WO2003097670A1 - Compuestos capaces de bloquear la respuesta a sustancias químicas o estímulos térmicos o mediadores de la inflamación de los nociceptores, un método para su obtención y composiciones que los contienen - Google Patents

Compuestos capaces de bloquear la respuesta a sustancias químicas o estímulos térmicos o mediadores de la inflamación de los nociceptores, un método para su obtención y composiciones que los contienen Download PDF

Info

Publication number
WO2003097670A1
WO2003097670A1 PCT/ES2003/000218 ES0300218W WO03097670A1 WO 2003097670 A1 WO2003097670 A1 WO 2003097670A1 ES 0300218 W ES0300218 W ES 0300218W WO 03097670 A1 WO03097670 A1 WO 03097670A1
Authority
WO
WIPO (PCT)
Prior art keywords
acid
compound
amino
fmoc
formula
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Ceased
Application number
PCT/ES2003/000218
Other languages
English (en)
French (fr)
Inventor
Antonio Ferrer Montiel
Asia Fernández Carvajal
Carolina Garcia Martínez
Carlos BELMONTE MARTÍNEZ
Wim Van Den Nest
Cristina CARREÑO SERRAÏMA
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
DiverDrugs SL
Original Assignee
DiverDrugs SL
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by DiverDrugs SL filed Critical DiverDrugs SL
Priority to EP03725210A priority Critical patent/EP1506970A1/en
Priority to JP2004506344A priority patent/JP2006502975A/ja
Priority to CA002486342A priority patent/CA2486342A1/en
Priority to US10/515,459 priority patent/US7183430B2/en
Priority to MXPA04011502A priority patent/MXPA04011502A/es
Priority to AU2003231331A priority patent/AU2003231331A1/en
Priority to KR10-2004-7018662A priority patent/KR20050007406A/ko
Publication of WO2003097670A1 publication Critical patent/WO2003097670A1/es
Anticipated expiration legal-status Critical
Ceased legal-status Critical Current

Links

Classifications

    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
    • A61K38/00—Medicinal preparations containing peptides
    • A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
    • A61K38/06—Tripeptides
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
    • C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
    • C07K5/08—Tripeptides
    • C07K5/0827—Tripeptides containing heteroatoms different from O, S, or N
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P19/00—Drugs for skeletal disorders
    • A61P19/02—Drugs for skeletal disorders for joint disorders, e.g. arthritis, arthrosis
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/02—Drugs for disorders of the nervous system for peripheral neuropathies
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
    • C07K5/02—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing at least one abnormal peptide link
    • C07K5/0207—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing at least one abnormal peptide link containing the structure -NH-(X)4-C(=0), e.g. 'isosters', replacing two amino acids
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
    • C07K5/02—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing at least one abnormal peptide link
    • C07K5/021—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing at least one abnormal peptide link containing the structure -NH-(X)n-C(=0)-, n being 5 or 6; for n > 6, classification in C07K5/06 - C07K5/10, according to the moiety having normal peptide bonds
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
    • C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
    • C07K5/08—Tripeptides

Definitions

  • This invention relates to compounds capable of blocking the response to chemical substances or thermal stimuli or mediators of inflammation of nociceptors, preferably by attenuation and / or interference of the molecular mechanisms responsible for sensitizing nociceptors, to a method for their preparation and compositions containing said compounds useful in the treatment of diseases or disorders mediated by the activity of said nociceptors, for example, pain sensations.
  • Nociceptor neurons The sensation of pain begins when the peripheral terminals of a group of sensory neurons, known as nociceptor neurons, are activated by harmful stimuli of a chemical, mechanical or thermal nature (1, 2) [see the section on BIBLIOGRAPHY]. Nociceptor neurons transmit information about tissue damage to the processing centers of the sensation of pain in the spinal cord and brain.
  • a strategy to look for products capable of reducing and / or treating the sensation of peripheral pain which overcome the aforementioned drawbacks, is the identification of molecules that preferentially act on sensitized nociceptors, attenuating their sensitization.
  • the present invention provides a solution to the aforementioned existing need, which includes the development of compounds capable of blocking the response to chemical substances and thermal stimuli or mediators of nociceptor inflammation. Analyzes performed to determine the mechanism of action reveal that they act preferentially by inhibiting vanilloid receptors, and show a marginal activity on the NMDA receptor and neuronal calcium channels.
  • a first aspect of this invention refers to a compound according to the general formula (I), detailed below, capable of blocking the response to chemical substances or thermal stimuli or mediators of nociceptor inflammation.
  • a second object of the invention relates to a method for the preparation of said compound using a solid phase strategy.
  • a further aspect of this invention relates to a composition comprising said compound, such as a pharmaceutical composition or a cosmetic composition.
  • Another aspect of the invention relates to the use of the compound of general formula (I) in the preparation of a composition, whether pharmaceutical or cosmetic.
  • the invention provides a compound of general formula (i).
  • Ar is a phenyl group substituted with one or more halogen groups
  • R-i is amino, hydroxyl or thiol, all of them substituted or not with
  • Z is amino, hydroxyl or thiol, all of them substituted or not with aliphatic or cyclic groups;
  • W is a link
  • ( C 2) mm can vary between 1 and 9;
  • R 3 is H or
  • n may vary between 1 and 10
  • R 4 is H, or an aliphatic or cyclic group
  • R 2 is H or alkyl, aryl, aralkyl or acyl group or O
  • X is a link or
  • s can vary between 1 and 9;
  • R 5 is H or - (CH 2 ) p -NR 6 .
  • p can vary between 1 and 10;
  • R 6 is H, or an aliphatic or cyclic group
  • Y is amino, substituted or not with
  • R 7 is H, or an aliphatic or cyclic group.
  • Ar is a 2,4-dichlorosubstituted phenyl group
  • R 4 and R 6 are H or
  • the compounds of the present invention may exist as stereoisomers or mixtures of stereoisomers; for example, if there are one or more asymmetric carbons, they may have configuration (R) -, (S) - or (R, S) - independently of one another. Therefore, it is possible to obtain isomeric mixtures as well as racemic or diastereomeric mixtures, or pure diastereomers or enantiomers, depending on the number of asymmetric carbons and which isomers or isomeric mixtures are present.
  • Preferred structures of the compounds of formula (I) are pure isomers (enantiomers or distereomers).
  • aliphatic group refers to a saturated or unsaturated, linear or cyclic hydrocarbon group.
  • hydrocarbon group is used to cover, for example, the alkyl, alkenyl and alkynyl groups.
  • alkyl group refers to a saturated hydrocarbon group linear or branched, including, for example, methyl, ethyl, isopropyl, isobutyl,-butyl, heptyl, dodecyl, octadecyl, amyl, 2-ethylhexyl, 2-methylbutyl, 5-methylhexyl and the like.
  • alkenyl group refers to an unsaturated, linear or branched hydrocarbon group with one or more carbon-carbon double bonds, such as the vinyl group.
  • alkynyl group refers to an unsaturated, linear or branched hydrocarbon group with one or more carbon-carbon triple bonds.
  • cyclic group refers to a closed hydrocarbon ring, which can be classified as an alicyclic, aromatic or heterocyclic group.
  • alicyclic group refers to a cyclic hydrocarbon group with properties similar to aliphatic groups.
  • aromatic group or the “aryl group” refers to a mono or polycyclic aromatic hydrocarbon group.
  • heterocyclic group refers to a closed hydrocarbon ring, in which one or more of one of the ring atoms is an element other than carbon (for example, nitrogen, oxygen, sulfur ).
  • the terms "group” and "block” will be used to differentiate between chemical species that allow substitution or that can be substituted, and those that do not allow substitution or that cannot be substituted.
  • group when the term “group” is used to describe a chemical substituent, the chemical material described includes both the unsubstituted group and that which contains the atoms of O, N or S.
  • block when the term “block "is used to describe a chemical compound or substituent, only unsubstituted chemical material may be included.
  • alkyl group will include not only saturated, open-chain alkyl substituents, such as methyl, ethyl, propyl, isobutyl, and the like, but also alkyl substituents containing other substituents known in the state of the art, such as hydroxy , alkoxy, amino, carboxyl, carboxamido, halogen atoms, cyano, nitro, alkylsulfonyl, and others.
  • alkyl group includes ether, haloalkyl, alcohol, thiol, carboxyl, amines, hydroxyalkyl, sulfoalkyl, guanidine, and other groups.
  • alkyl block is limited only to the inclusion of saturated open chain alkyl substituents, such as methyl, ethyl, propyl, isobutyl and the like.
  • pharmaceutically acceptable salts of the compounds of formula (I) provided by this invention.
  • pharmaceutically acceptable salts includes salts commonly used to form metal salts or acid addition salts.
  • the nature of salt is not critical, as long as it is pharmaceutically acceptable.
  • Pharmaceutically acceptable salts of the compounds of formula (I) can be obtained from acids, organic or inorganic. Said salts can be obtained by conventional methods, well known in the state of the art.
  • the compounds of the invention may undergo reversible modifications in order to increase their bioavailability and ease of passage of the blood brain barrier and epithelial tissue.
  • the synthesis of the compounds of the general formula (I) can be carried out according to conventional methods, known in the state of the art, such as for example the adaptation of solid phase peptide or peptoid synthesis methods (6-10), solution synthesis or a combination of solid phase and solution synthesis methods.
  • a method of obtaining the compounds of general formula (I) is one in which a fragment of the compound of general formula (I) having a free carboxyl group or a reactive derivative thereof is reacted with a fragment complementary, which has an amino group, with at least one free hydrogen atom, with the consequent formation of an amide bond, and where said fragments present the functional groups that do not participate in the formation of the amide bond, if any, conveniently protected , with temporary or permanent protective groups.
  • Another example of a method of obtaining the compounds of the general formula (I) is that in which a fragment of the compound of the general formula (I) is reacted, which has a leaving group, such as the tosyl group, the mesyl group and halogen groups among others, with a complementary fragment that has an amino group with at least one free hydrogen atom by means of a nucleophilic substitution reaction, and where said fragments have functional groups that do not participate in the formation of the NC bond, if any , conveniently protected, with temporary or permanent protective groups Examples of protective groups, their introduction and their elimination, can be found described in the literature (11, 12).
  • the term "protecting groups” also includes polymeric supports used in solid phase synthesis.
  • solid supports to be used in the method of the invention, polystyrene supports, polystyrene grafted polyethylene glycol and the like, such as for example p-methylbenzhydrylamine (MBHA) resins ( 13), 2-chlorotrityl resins (14), TentaGel "and
  • a labile spacer such as 5- (4-aminomethyl-3,5-dimethoxyphenoxy) valeric acid (PAL) (15), acid
  • a compound of formula (I) can be prepared, wherein
  • Ri is amino, hydroxyl or thiol, all of them substituted or not with aliphatic or cyclic groups;
  • X is a link
  • p can vary between 1 and 10;
  • R 6 is H, or an aliphatic or cyclic group
  • Y is an amino group, substituted or not with an alkyl, aryl, aralkyl or acyl group
  • a procedure comprising the following sequential stages: (a) incorporation of a haloacetic acid unit by means of a coupling agent, such as a carbodiimide and the like, on a solid support that may contain a labile spacer in acidic medium to form an amide, ester or thioester bond.
  • a coupling agent such as a carbodiimide and the like
  • R 8 is a protective group of the amino group, such as tert-butoxycarbonyl (Boc), 4-methyltrityl (Mtt) and the like and where p is 1 to 10, such as ⁇ / ⁇ - Fmoc- ⁇ -Boc acid ⁇ .S-diaminopropionic,
  • R 9 is a guanidino protecting group, such as 2,2,5, 7,8-pentamethylchroman-6-sulfonyl (Pmc),
  • a compound of formula (I) can be prepared, wherein
  • R-i is amino, hydroxyl or thiol, all of them substituted or not with aliphatic or cyclic groups;
  • R 5 is H
  • s 1 to 9;
  • Y is an amino group substituted or not with an alkyl, aryl, aralkyl or acyl group; according to a procedure comprising the following sequential stages:
  • s is 1 to 9, such as / V-Fmoc-4-aminobutyric acid, ⁇ / ⁇ -Fmoc-6-aminohexanoic acid or ⁇ / ⁇ -Fmoc-10-aminodecanoic acid and the like.
  • a compound of formula (I,) can be prepared wherein
  • Ri is amino, hydroxyl or thiol, all substituted with
  • Z is amino, hydroxyl or thiol, all of them substituted or not with aliphatic or cyclic groups;
  • W is a link
  • R 3 is - (CH 2 ) n -NR 4 .
  • n can vary between 1 and 10;
  • R 4 is H or an aliphatic or cyclic group
  • R 2 is H or an alkyl, aryl, aralkyl or acyl group
  • R 8 is a protective group of the amino group, such as Boc, Mtt and the like and n is 1 to 10, such as acid
  • R 9 is a guanidino protecting group, such as Pmc, Pbf and the like, and n is 1 to 10, such as ⁇ / ⁇ -Fmoc- ⁇ / ° -Pbf-arginine,
  • a compound of formula (I) can be prepared, wherein
  • R-i is amino, hydroxyl or thiol, all substituted with
  • Z is amino, hydroxyl or thiol, all of them substituted or not with aliphatic or cyclic groups;
  • n 1 and 9;
  • R 3 is H
  • R 2 is H or an alkyl or aryl, aralkyl or acyl group
  • m is 1 to 9, such as W-Fmoc-aminobutyric, ⁇ / ⁇ -Fmoc-aminohexanoic or ⁇ T-Fmoc-aminodecanoic and the like, on a solid support that may contain a labile spacer in acidic medium to form an amide bond , ester or thioester.
  • a compound of formula (I) can be prepared, wherein
  • R- ! it is amino, hydroxyl or thiol, all of them substituted or not with aliphatic or cyclic groups
  • R 5 is H
  • s 1 to 9;
  • Y is amino substituted with a group
  • q 1 to 9
  • R 7 is H or an aliphatic or cyclic group
  • the biological activity of the compounds of formula (I) according to the invention was determined in models of inflammatory pain in animals.
  • the compounds are capable of attenuating the pain caused by subcutaneous injection of a capsaicin solution in the limb of a mouse.
  • the compounds of formula (I) show activity decreasing the thermal nociception evaluated in the hot plate test. These compounds, however, do not affect the mechanical nociception determined in the Von Frey hair test.
  • the compounds of formula (I) may be suitable for the treatment of diseases and pathological alterations such as pain sensation; especially, that which occurs in response to various harmful stimuli (mechanical, chemical and thermal) that cause acute and chronic inflammatory pain, as well as that derived from lesions in the nervous system that cause neuropathic pain.
  • diseases and pathological alterations such as pain sensation; especially, that which occurs in response to various harmful stimuli (mechanical, chemical and thermal) that cause acute and chronic inflammatory pain, as well as that derived from lesions in the nervous system that cause neuropathic pain.
  • the compounds according to the invention can be part of various types of compositions for application in the body of a mammal, preferably the human being.
  • the invention provides a composition comprising compounds of formula (I).
  • said composition is a pharmaceutical composition, while in another particular embodiment, said Composition is a cosmetic composition.
  • the pharmaceutical composition provided by this invention comprises a therapeutically effective amount of at least one compound of formula (I), together with at least one pharmaceutically acceptable excipient.
  • the compounds of formula (I) of the invention can be administered to treat the algesia by any means that produces contact of the compounds with the site of action thereof in the body of a mammal, preferably man.
  • the therapeutically effective amount of the compounds and / or pharmaceutical compositions according to the invention, which must be administered to treat a pathological condition, as well as their dosage, will depend on numerous factors, including the age, condition of the patient, the severity of the alteration or disorder. , the route and frequency of administration and of the compounds of particular formula (I) to be used.
  • compositions containing the compounds of formula (I) may be presented in any form of administration, for example, solid or liquid, and may be administered by any appropriate route, for example, orally, parenterally, rectally or topically, for which will include the pharmaceutically acceptable excipients necessary for the formulation of the desired administration form.
  • a review of the different pharmaceutical forms of drug administration and of the excipients necessary to obtain them can be found, for example, in the "Galician Pharmacy Treaty", O Faul ⁇ i Trillo, 1993, Luzán 5, S.A. Editions, Madrid.
  • a further aspect of this invention relates to the use of the compounds of formula (I) in the preparation of a medicament for the attenuation of the nervous activity of the primary sensory neurons involved in pain sensations, evoked by the application of exogenous chemical substances or by thermal stimuli or by the endogenous release of substances by inflamed tissues, or in the elaboration of a drug that inhibits ion channels that are activated by exogenous chemical substances or by thermal stimuli or by inflammation mediators that lead to the sensation of pain or injury to a nerve that leads to neuropathic pain.
  • the invention relates to the use of the compounds of formula (I) in the preparation of a medicament for the treatment of diseases and pathological alterations mediated by the activation of nociceptors, for example, the sensation of pain in response to a harmful stimulus.
  • the invention also provides a method for the treatment in a patient of diseases and pathological alterations mediated by sensitization of nociceptors, for example the sensation of pain mediated by their excessive activation in response to various harmful stimuli, for example, mechanical, chemical and thermal, or pro-algic mediators, comprising administering to said patient suffering from said disease or pathological alteration a therapeutically effective amount of at least one compound of formula (I), preferably, in the form of a pharmaceutical composition that contains
  • the cosmetic composition provided by this invention comprises a cosmetically effective amount of at least one compound of formula (I) together with at least one cosmetically acceptable excipient or adjuvant.
  • the compounds of the invention can be administered in cosmetic compositions for soothing, reducing, attenuating or relieving pain or skin irritation caused by thermal stimuli, (for example, sun exposure), mechanical (eg, hair removal, shaving) or chemical, little aggressive.
  • the cosmetic composition of the invention can be presented in any form suitable to allow contact of the compound with its site of action in the body of the mammal on which it is applied.
  • the amount of the compounds of formula (I) to be administered depends on numerous factors, among which is the degree of pain or irritation produced by the thermal, mechanical or chemical stimulus, and of the compounds of formula (I) to be used.
  • Cosmetic compositions containing the compounds of formula (I) may be presented in any form of administration, for example, solid or liquid, and may be administered by any appropriate route, preferably topically, for which they will include cosmetically acceptable excipients or adjuvants suitable for the presentation of the cosmetic composition.
  • the cosmetic composition comprising at least one compound of formula (I), is a product for after sunbathing, for example, an "after-sun" cream, ointment or lotion, suitable for reducing and soothe the discomfort caused by sunburn due to sun exposure.
  • the cosmetic composition of the invention is an after-shave product, for example, a cream, balm or aftershave lotion, which is suitable for soothing, reducing, attenuating or relieving pain or skin irritation. produced by mechanical stimuli (shaving).
  • the cosmetic composition of the invention is an after hair removal product, for example, a cream, ointment or after hair removal lotion, which is suitable for soothing, reducing, attenuating or relieving pain or skin irritation. produced by hair removal.
  • a cream, ointment or after hair removal lotion which is suitable for soothing, reducing, attenuating or relieving pain or skin irritation. produced by hair removal.
  • a further aspect of this invention relates to the use of the compounds of formula (I) in the preparation of a cosmetic composition suitable for soothing, reducing, attenuating or relieving pain or skin irritation caused by thermal, mechanical or mechanical stimuli.
  • the invention also provides a cosmetic method for soothing, reducing, attenuating or relieving pain or skin irritation caused by thermal, mechanical or chemical stimuli in a mammal, preferably the human being, which comprises administering to said mammal an effective amount of compounds of formula (I), preferably, in the form of a cosmetic composition containing them.
  • the washes immediately before and after the incorporation of the amines are performed with 10% DMSO in DMF (3 x 1 min).
  • the coupling reactions have been carried out with 3 mL solvent / g resin. Coupling is controlled by the ninhydrin test (18) or the chloranil test (19), as appropriate, and the incorporation of the amines by the chloranil test. All synthetic transformations and washes have been carried out at 25 ° C.
  • HPLC chromatographic analysis is carried out in a Shimadzu device (Kyoto, Japan) using a thermostated reverse phase column at 30 ° C (250 x 4.0 mm, Kromasil C 8 , 5 ⁇ m, Akzo Nobel, Sweden). Elution is performed by a gradient of acetonitrile (+ 0.07% TFA) in water (+ 0.1% TFA) at a flow of 1 mL / min and detection is performed at 220 nm.
  • the biological activity of the compounds was tested in animal models of nociception and inflammatory pain evoked by a chemical irritant.
  • the hot plate test was used at 52 ° C, where the latency time to the removal of the leg or jump of the animal was monitored.
  • the compounds were administered intraperitoneally to mice at a dose of 10 mg / kg.
  • the behavioral test was performed at 30, 60 and 120 min after the administration of the compounds.
  • the analgesic activity of the products was determined by evaluating their effect on the model of acute inflammatory pain caused by subcutaneous administration of the irritant capsaicin.
  • the administration of this vanilloid causes in the animals a neurogenic inflammation with a painful sensation of acute burning, which results in thermal and mechanical hyperalgesia.
  • the behavioral latency time to the paw lick is monitored after administration of the compounds intraperitoneally to mice at different doses.
  • Ahx aminohexanoic acid
  • AM 2- [4-aminomethyl- (2,4-dimethoxyphenyl) -phenoxyacetic acid
  • Boc ⁇ erc-butyloxycarbonyl
  • DCM dichloromethane
  • DIEA diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropyl-ethylamine
  • DIPCDI diisopropy
  • MBHA p-methylbenzhydrylamine resin
  • MeCN acetonitrile
  • MeOH methanol
  • Mtt 4-methyltrityl (4-methyltriphenylmethyl)
  • NMDA N-methyl-D-aspartate
  • PAL acid
  • the results obtained in the nociception test show an increase in latency at the first response in animals treated with the compound with respect to those treated with vehicle: 11.5 ⁇ 2 s (vehicle), 20 ⁇ 4 s (treated, 30 min post), 18 + 3 s (treated, 60 min post) and 18 ⁇ 4 s (treated, 120 min post). This increase in latency is indicative of an anti-nociceptive activity of the compound in vivo.
  • mice treated with vehicle solution the behavioral latency time (leg lick) was 20 ⁇ 5 s. This latency was increased to 90 ⁇ 10 s with a dose of 2 mg / kg of compound, to 190 ⁇ 50 s to 5 mg / kg, and 250 + 40 s to 10 mg / kg. Similarly, the duration of the behavioral response decreased as the dose of compound increased.
  • Fmoc-L-Arg (Pmc) -OH 755.6 mg, 1.14 mmol, 3 equiv
  • the AM-MBHA resin 0.5 g, 0.38 mmol
  • DIPCDI 17.4 ⁇ L
  • HOBt 17.4 mg, 1.14 mmol, 3 equiv
  • the Fmoc group is deprotected as described in the general methods.
  • Chloroacetic acid (179.6 mg, 1.9 mmol, 5 equiv) is subsequently incorporated in the presence of DIPCDI (292.4 ⁇ L, 1.9 mmol, 5 equiv) for 30 min, after which the resin is treated twice for 3 hours with 2,4- dichlorophenethylamine (286.6 ⁇ l, 1.9 mmol, 5 equiv) in the presence of TEA (263.4 ⁇ L, 1.9 mmol, 5 equiv) using 10% DMSO in DMF as solvent. The previous two steps and the inter-stage washes are repeated to incorporate the second unit of ⁇ / - (2,4-dichlorophenethyl) glycine.
  • the Fmoc group is deprotected as described in the general methods, the resin is washed with DMF (5 x 1 min), DCM (4 x 1 min), diethyl ether (4 x 1 min) and dried in vacuo. The resin is treated with TFA-H 2 O (95: 5) (11 mL, 1 x 120 min). The filtrates are collected, as well as those resulting from washing the resin with TFA-H 2 O (95: 5) and evaporating to dryness.
  • Example 5 The compound of Example 5 is obtained following the same synthetic protocol as in Example 1 (solvents, excesses and reagents), but incorporating Fmoc-L-Lys (Boc) -OH (738 mg, 1.57 mmol) instead of Fmoc-L -Arg (Pmc) -OH on the resin ⁇ / - (2,4-dichlorophenethyl) gl ⁇ cinyl- ⁇ / - (2,4-dichlorophenethyl) glycineyl-AM-MBHA, and then treated for 30 min with acetic anhydride ( 756.2 ⁇ L, 15.75 mmol) in the presence of DIEA (1.37 mL, 15.75 mmol) using DMF as solvent.
  • the resin is washed with DMF (5 x 1 min), DCM (4 x 1 min), diethyl ether (4 x 1 min) and dried in vacuo.
  • the resin is treated with TFA-H 2 O (95: 5) (5.5 mL, 1 x 120 min).
  • the filtrates are collected, as well as those resulting from washing the resin with TFA-H 2 O (95: 5) and evaporating to dryness.
  • the resin is washed with DMF (5 x 1 min), DCM (4 x 1 min), diethyl ether (4 x 1 min) and dried in vacuo.
  • the resin is treated with TFA-H 2 O (95: 5) (10 mL, 1 x 120 min).
  • the filtrates are collected, as well as those resulting from washing the resin with TFA-H 2 O (95: 5) and evaporating to dryness.

Landscapes

  • Chemical & Material Sciences (AREA)
  • Health & Medical Sciences (AREA)
  • Organic Chemistry (AREA)
  • Life Sciences & Earth Sciences (AREA)
  • General Health & Medical Sciences (AREA)
  • Medicinal Chemistry (AREA)
  • Proteomics, Peptides & Aminoacids (AREA)
  • Molecular Biology (AREA)
  • Genetics & Genomics (AREA)
  • Biophysics (AREA)
  • Biochemistry (AREA)
  • Pharmacology & Pharmacy (AREA)
  • Public Health (AREA)
  • Veterinary Medicine (AREA)
  • Animal Behavior & Ethology (AREA)
  • Engineering & Computer Science (AREA)
  • Bioinformatics & Cheminformatics (AREA)
  • Chemical Kinetics & Catalysis (AREA)
  • General Chemical & Material Sciences (AREA)
  • Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
  • Crystallography & Structural Chemistry (AREA)
  • Immunology (AREA)
  • Epidemiology (AREA)
  • Gastroenterology & Hepatology (AREA)
  • Neurology (AREA)
  • Biomedical Technology (AREA)
  • Rheumatology (AREA)
  • Neurosurgery (AREA)
  • Pain & Pain Management (AREA)
  • Physical Education & Sports Medicine (AREA)
  • Orthopedic Medicine & Surgery (AREA)
  • Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
  • Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
  • Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
  • Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
  • Peptides Or Proteins (AREA)

Abstract

Compuestos de fórmula (I), capaces de bloquear la respuesta a sustancias químicas o estímulos térmicos o mediadores de la inflamación de los nociceptores, un método para su obtención y composiciones que los contienen; donde Ar es un grupo fenilo sustituido con uno o más grupos halógeno; R1 es amino, hidroxilo o tiol, todos ellos sustituidos o no con (insertar fórmula según formato papel) o con grupos alifáticos o cíclicos; R2 es H o grupo alquilo, arilo, aralquilo o acilo o (insertar fórmula según papel); R3 es H o (insertar fórmula según formato papel); R4 y R6 son H o un grupo alifático o cíclico; R5 es H o (insertar fórmula según formato papel); R7 es H o un grupo alifático o cíclico; Z es amino, hidroxilo o tiol, todos ellos sustituidos o no con grupos alifáticos o cíclicos; W es un enlace o (insertar fórmula según formato papel); X es un enlace o (insertar fórmula según formato papel); Y es amino, sustituido o no con (insertar fórmula según formato papel) o un grupo alquilo, arilo, aralquilo o acilo; m, q y s pueden variar entre 1 y 9 y n y p pueden variar entre 1 y 10.

Description

COMPUESTOS CAPACES DE BLOQUEAR LA RESPUESTA A SUSTANCIAS QUÍMICAS O ESTÍMULOS TÉRMICOS O MEDIADORES DE LA INFLAMACIÓN DE LOS NOCICEPTORES, UN MÉTODO PARA SU OBTENCIÓN Y COMPOSICIONES
QUE LOS CONTIENEN
CAMPO DE LA INVENCIÓN
Esta invención se refiere a compuestos capaces de bloquear la respuesta a sustancias químicas o estímulos térmicos o mediadores de la inflamación de los nociceptores, preferentemente mediante la atenuación y/o interferencia de los mecanismos moleculares responsables de la sensibilización de los nociceptores, a un método para su obtención y a composiciones que contienen dichos compuestos de utilidad en el tratamiento de enfermedades o trastornos mediados por la actividad de dichos nociceptores, por ejemplo, las sensaciones de dolor.
ANTECEDENTES DE LA INVENCIÓN
El dolor representa un grave problema social y económico. Se calcula que más de 2 millones de personas están incapacitadas diariamente por sufrir sensaciones dolorosas transitorias o crónicas. Claros ejemplos lo representan la algesia experimentada por pacientes de cáncer, jaqueca, artritis, quemados, accidentados y los operados quirúrgicamente. A pesar de la gravedad del problema, el arsenal farmacológico para combatirlo, prevenirlo y/o aminorar sus síntomas y progreso es sorprendentemente limitado, debido, en parte, a la falta de dianas terapéuticas específicas sobre las que actuar.
La sensación de dolor se inicia cuando las terminales periféricas de un grupo de neuronas sensoriales, conocidas como neuronas nociceptoras, se activan por estímulos nocivos de naturaleza química, mecánica o térmica (1, 2) [véase el apartado relativo a la BIBLIOGRAFÍA]. Las neuronas nociceptoras transmiten la información acerca del daño tisular a los centros procesadores de la sensación de dolor en la médula espinal y el cerebro.
Aunque los mecanismos biológicos precisos de la transmisión del dolor no están claramente establecidos, se ha demostrado que los compuestos mediadores de la inflamación como, por ejemplo, el factor de crecimiento nervioso y la badicinina sensibilizan a los nociceptores disminuyendo su umbral de respuesta a estímulos nocivos de naturaleza química, térmica y mecánica. El proceso de sensibilización parece mediado por la activación de rutas de señalización intracelular que conducen a la modulación de los receptores de membrana responsables de la integración de los estímulos nocivos. Por ejemplo, se ha descrito que canales iónicos presentes en la superficie de los nociceptores como el receptor de vanilloides I, los canales de sodio, receptores ionotrópicos de glutamato y los receptores purinérgicos son modulados activamente por agentes pro-algésicos. Por consiguiente, una estrategia para aminorar la transmisión y sensación de dolor periféricos es actuar reduciendo la sensibilización pro-algésica de los nociceptores mediante el desarrollo de compuestos químicos que específicamente interaccionen sobre mecanismos y/o moléculas excitatorias e incrementen los umbrales de respuesta de los nociceptores.
A pesar del avance realizado en los últimos años, todavía no se han desarrollado compuestos analgésicos específicos que disminuyan la sensibilización pro-algésica de los nociceptores y, por tanto, ayuden a paliar las sensaciones dolorosas del proceso inflamatorio. Gran parte del esfuerzo realizado hasta el momento ha estado en desarrollar opioides que reconozcan a los receptores opiáceos del sistema nervioso central (1 , 2). Estas moléculas, aunque potentes analgésicos, presentan importantes efectos secundarios, tales como adicción, tolerancia, anomalías cognitivas, etc., que limitan su uso clínico (3, 4). Así mismo, se ha realizado una gran inversión en el desarrollo de compuestos anti-inflamatorios no esteroides. Estas moléculas, aunque eficaces en el tratamiento del dolor, presentan limitaciones, efectos secundarios y toxicología que frenan su uso, especialmente en dolor inflamatorio crónico. También se ha realizado un esfuerzo importante para desarrollar antagonistas competitivos y no competitivos de glutamato y/o glicina [un coagonista que participa en la activación del receptor de glutamato activado por N-metil-D-aspartato (NMDA)]. Estos inhibidores se han mostrado eficaces y potentes mitigando la sensación de dolor pero han presentado una utilidad clínica restringida debido, de nuevo, a los efectos secundarios de tipo cognitivo que presentan (5).
Sigue existiendo, por tanto, la necesidad de buscar productos capaces de aminorar y/o tratar la sensación de dolor periférico que superen los inconvenientes previamente mencionados. RESUMEN DE LA INVENCIÓN
Una estrategia para buscar productos capaces de aminorar y/o tratar la sensación de dolor periférico, que superen los inconvenientes mencionados anteriormente, es la identificación de moléculas que actúen preferentemente sobre nociceptores sensibilizados, atenuando su sensibilización.
En este sentido, la presente invención proporciona una solución a la mencionada necesidad existente, la cual comprende el desarrollo de compuestos capaces de bloquear la respuesta a sustancias químicas y estímulos térmicos o mediadores de la inflamación de los nociceptores. Análisis realizados para determinar el mecanismo de acción revelan que actúan preferentemente inhibiendo a los receptores de vanilloides, y muestran una actividad marginal sobre el receptor de NMDA y los canales de calcio neuronales.
Por tanto, un primer aspecto de esta invención se refiere un compuesto según la fórmula general (I), detallada más adelante, capaz de bloquear la respuesta a sustancias químicas o estímulos térmicos o mediadores de la inflamación de los nociceptores.
Un segundo objeto de la invención se refiere a un método para la preparación de dicho compuesto empleando una estrategia de fase sólida.
Un aspecto adicional de esta invención se refiere a una composición que comprende dicho compuesto, tal como una composición farmacéutica o una composición cosmética.
Otro aspecto de la invención se refiere al uso del compuesto de fórmula general (I) en la elaboración de una composición, ya sea farmacéutica o cosmética.
DESCRIPCIÓN DETALLADA DE LA INVENCIÓN
Según un primer aspecto, la invención proporciona un compuesto de fórmula general (i).
Figure imgf000005_0001
sus estereoisómeros y mezclas de los mismos, racémicas o no, y las sales farmacéuticamente aceptables de los mismos, en donde
Ar es un grupo fenilo sustituido con uno o más grupos halógeno;
R-i es amino, hidroxilo o tiol, todos ellos sustituidos o no con
Figure imgf000006_0001
o grupos alifáticos o cíclicos,
Z es amino, hidroxilo o tiol, todos ellos sustituidos o no con grupos alifáticos o cíclicos;
W es un enlace o
(C 2)m m puede variar entre 1 y 9;
R3 es H o
— (CH2)n-N-R4.
n puede variar entre 1 y 10
R4 es H, o un grupo alifático o cíclico;
R2 es H o grupo alquilo, arilo, aralquilo o acilo o O
R5 •
X es un enlace o
Figure imgf000006_0002
s puede variar entre 1 y 9;
R5 es H o — (CH2)p-N-R6.
p puede variar entre 1 y 10;
R6 es H, o un grupo alif ático o cíclico;
Y es amino, sustituido o no con
— (CH2)q- -R7
o un grupo alquilo, arilo, aralquilo o acilo;
q puede variar entre 1 y 9;
y R7 es H, o un grupo alifático o cíclico.
Estructuras preferidas de los compuestos representados en la fórmula (I) son aquellas donde
Ar es un grupo fenilo 2,4-diclorosustituido
R4 y R6 son H o
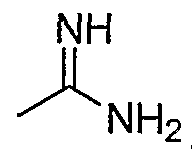
NH ^NH2
independientemente. Los compuestos de la presente invención pueden existir como estereoisómeros o mezclas de estereoisómeros; por ejemplo, si existen uno o más carbonos asimétricos, éstos pueden tener configuración (R)-, (S)- o (R, S)- independientemente uno de otro. Por tanto, es posible obtener mezclas isoméricas así como racémicos o mezclas diastereoméricas, o diastereómeros puros o enantiómeros, dependiendo del número de carbonos asimétricos y de qué isómeros o mezclas isoméricas estén presentes. Estructuras preferidas de los compuestos de fórmula (I) son isómeros puros (enantiómeros o distereómeros).
En el contexto de la presente invención, el término "grupo alifático" se refiere a un grupo hidrocarbonado saturado o insaturado, lineal o cíclico. El término "grupo hidrocarbonado" se usa para abarcar, por ejemplo, los grupos alquilo, alquenilo y alquinilo. El término "grupo alquilo" se refiere a un grupo hidrocarbonado saturado lineal o ramificado, incluyendo, por ejemplo, metilo, etilo, isopropilo, isobutilo, í-butilo, heptilo, dodecilo, octadecilo, amilo, 2-etilhexilo, 2-metilbutilo, 5-metilhexilo y similares. El término "grupo alquenilo" se refiere a un grupo hidrocarbonado no saturado, lineal o ramificado con uno o más enlaces doble carbono-carbono, tal como el grupo vinilo. El término "grupo alquinilo" se refiere a un grupo hidrocarbonado no saturado, lineal o ramificado con uno o más enlaces triple carbono-carbono. El término "grupo cíclico" se refiere a un anillo cerrado hidrocarbonado, que puede ser clasificado como grupo alicíclico, aromático o heterocíclico. El término "grupo alicíclico" se refiere a un grupo hicrocarbonado cíclico con propiedades parecidas a grupos alifáticos. El término "grupo aromático" o el "grupo arilo" se refiere a un grupo hidrocarbonado aromático mono o policíclico. El término "grupo heterocíclico" se refiere a un anillo cerrado hidrocarbonado, en el que uno o más de uno de los átomos del anillo es un elemento diferente al carbono (por ejemplo, nitrógeno, oxígeno, azufre...).
Como se entiende en este área técnica, un alto grado de sustitución no es únicamente tolerado, sino que es aconsejado. Así, puede existir sustitución en los compuestos de la presente invención. Con el fin de simplificar la presente descripción de la invención, los términos "grupo" y "bloque" se utilizarán para diferenciar entre especies químicas que permiten sustitución o que pueden ser sustituidas, y aquellas que no permiten sustitución o que no pueden ser sustituidas. De esta forma, cuando el término "grupo" se usa para describir un sustituyente químico, el material químico descrito incluye tanto el grupo no sustituido como aquel que contiene los átomos de O, N o S. Por otro lado, cuando el término "bloque" se utiliza para describir un compuesto químico o sustituyente, únicamente puede incluirse material químico no sustituido. Por ejemplo, la expresión "grupo alquilo" incluirá no únicamente sustituyentes alquílicos saturados de cadena abierta, tales como metilo, etilo, propilo, isobutilo y similares, sino también sustituyentes alquílicos que contengan otros sustituyentes conocidos en el estado de la técnica, tales como hidroxi, alcoxi, amino, carboxilo, carboxamido, átomos de halógeno, ciano, nitro, alquilsulfonilo, y otros. Así, "grupo alquilo" incluye grupos éteres, haloalquilos, alcoholes, tioles, carboxilos, aminas, hidroxialquilos, sulfoalquilos, guanidinos, y otros. Por otro lado, la expresión "bloque alquilo" se limita únicamente a la inclusión de sustituyentes alquílicos saturados de cadena abierta, tales como metilo, etilo, propilo, isobutilo y similares.
Dentro del ámbito de la presente invención se encuentran las sales farmacéuticamente aceptables de los compuestos de fórmula (I) proporcionados por esta invención. El término "sales farmacéuticamente aceptables" incluye las sales habitualmente utilizadas para formar sales metálicas o sales de adición de ácidos. La naturaleza de la sal no es crítica, siempre y cuando sea farmacéuticamente aceptable. Las sales farmacéuticamente aceptables de los compuestos de fórmula (I) pueden obtenerse a partir de ácidos, orgánicos o inorgánicos. Dichas sales pueden obtenerse por métodos convencionales, bien conocidos en el estado de la técnica.
Adicionalmente, los compuestos de la invención pueden sufrir modificaciones reversibles con el fin de aumentar su biodisponibilidad y facilidad de paso de la barrera hematoencefálica y tejido epitelial.
La síntesis de los compuestos de fórmula general (I) puede realizarse según métodos convencionales, conocidos en el estado de la técnica, como por ejemplo la adaptación de los métodos de síntesis de péptidos o de peptoides en fase sólida (6-10), la síntesis en solución o una combinación de los métodos de síntesis en fase sólida y en solución.
Por ejemplo, un método de obtención de los compuestos de fórmula general (I) es aquel en el cual se hace reaccionar un fragmento del compuesto de fórmula general (I) que posee un grupo carboxilo libre o un derivado reactivo de éste, con un fragmento complementario, que posee un grupo amino, con al menos un átomo de hidrógeno libre, con la consecuente formación de un enlace amida, y donde dichos fragmentos presentan los grupos funcionales que no participan en la formación del enlace amida, si los hubiera, convenientemente protegidos, con grupos protectores temporales o permanentes.
Otro ejemplo de método de obtención de los compuestos de fórmula general (I) es aquel en el cual se hace reaccionar un fragmento del compuesto de fórmula general (I) que posee un grupo saliente, como por ejemplo el grupo tosilo, el grupo mesilo y grupos halógeno entre otros, con un fragmento complementario que posee un grupo amino con al menos un átomo de hidrógeno libre mediante una reacción de sustitución nucleófila, y donde dichos fragmentos presentan los grupos funcionales que no participan en la formación del enlace N-C, si los hubiera, convenientemente protegidos, con grupos protectores temporales o permanentesEjemplos de grupos protectores, su introducción y su eliminación, pueden encontrarse descritos en la literatura (11 , 12). El término "grupos protectores" incluye también a los soportes poliméricos empleados en la síntesis en fase sólida. Cuando la síntesis se realiza total o parcialmente en fase sólida, se pueden citar como soportes sólidos a utilizar en el método de la invención, los soportes de poliestireno, polietilenglicol injertado en poliestireno y similares, como por ejemplo resinas p-metilbenzhidrilamina (MBHA) (13), resinas 2-clorotritilo (14), resinas TentaGel" y
similares, que pueden incluir o no un espaciador lábil, tal como ácido 5-(4-aminometil-3,5-dimetoxifenoxi) valérico (PAL) (15), ácido
2-[4-aminometil-(2,4-dimetoxifenil) fenoxiacético (AM) (16), Wang (17) y similares, que permiten la desprotección y escisión simultánea del compuesto del soporte polimérico.
De acuerdo con lo expuesto anteriormente, a continuación se detallan una serie de realizaciones preferidas para la preparación de los compuestos de fórmula (I), sin sentido limitativo para la invención.
De acuerdo con una primera forma de realización, se puede preparar un compuesto de fórmula (I), en donde
Ri es amino, hidroxilo o tiol, todos ellos sustituidos o no con grupos alifáticos o cíclicos;
R2 es
Figure imgf000010_0001
X es un enlace;
R5 es
-(CH2)P-N-R6 ;
p puede variar entre 1 y 10;
R6 es H, o un grupo alifático o cíclico;
Y es un grupo amino, sustituido o no con un grupo alquilo, arilo, aralquilo o acilo;
según un procedimiento que comprende las siguientes etapas secuenciales: (a) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares, sobre un soporte sólido que puede contener un espaciador lábil en medio ácido para formar un enlace amida, éster o tioéster.
(b)desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo trietilamina (TEA), diisopropiletilamina (DIEA) y similares.
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares .
(d)desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(e) incorporación mediante estrategia Fmoc de una unidad de
Λ/α-Fmoc-aminoácido de estructura general
Figure imgf000011_0001
donde R8 es un grupo protector del grupo amino, como por ejemplo terc- butoxicarbonilo (Boc), 4-metiltritilo (Mtt) y similares y donde p es 1 a 10, como por ejemplo ácido Λ/^-Fmoc- ^-Boc^.S-diaminopropiónico,
Λ/α-Fmoc-Λ/ε-Boc-lisina, Λ/α-Fmoc-Λ/δ-Boc-ornitina y similares; o donde R8 es un grupo
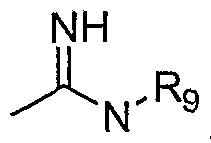
NH
donde R9 es un grupo protector del guanidino, como por ejemplo 2,2,5, 7,8-pentametilcroman-6-sulfonilo (Pmc),
2,2,4,6,7-pentametil-dihidrobenzofuran-5-sulfonilo (Pbf) y similares y p es 1 a 10, como por ejemplo Λ/α-Fmoc-Λ/°-Pbf-arginina,
/V^-Fmoc-Λ/^-Pmc-homoarginina y similares.
(f) eliminación del grupo Fmoc con reactivos usuales en síntesis de péptidos.
(g)alquilación o acilación, si procede, de la función amino libre generada;
(h)liberación del compuesto de la resina en medio ácido.
De acuerdo con una segunda forma de realización, se puede preparar un compuesto de fórmula (I), en donde
R-i es amino, hidroxilo o tiol, todos ellos sustituidos o no con grupos alifáticos o cíclicos;
R2 es
Figure imgf000012_0001
R5 es H;
X es
(CH2)S
s es 1 a 9;
Y es un grupo amino sustituido o no con un grupo alquilo, arilo, aralquilo o acilo; según un procedimiento que comprende las siguientes etapas secuenciales:
(a) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares, sobre un soporte sólido que puede contener un espaciador lábil en medio ácido para formar un enlace amida, éster o tioéster.
(b)desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares .
(d)desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(e) incorporación mediante estrategia Fmoc de una unidad de Λ/ω-Fmoc-aminoácido de estructura general
Figure imgf000013_0001
donde s es 1 a 9, como por ejemplo /V-Fmoc-4-aminobutírico, Λ/ε-Fmoc-6-aminohexanoico o Λ/ω-Fmoc-10-aminodecano¡co y similares.
(f) eliminación del grupo Fmoc con reactivos usuales en síntesis de péptidos.
(g)alquilación o acilación, si procede, de la función amino libre generada;
(h)liberación del compuesto de la resina en medio ácido.
De acuerdo con una tercera forma de realización, se puede preparar un compuesto de fórmula (I,) en donde
Ri es amino, hidroxilo o tiol, todos ellos sustituidos con
O
R3 •
Z es amino, hidroxilo o tiol, todos ellos sustituidos o no con grupos alifáticos o cíclicos;
W es un enlace;
R3 es — (CH2)n-N-R4.
n puede variar entre 1 y 10;
R4 es H o un grupo alifático o cíclico;
R2 es H o un grupo alquilo, arilo, aralquilo o acilo;
según un procedimiento que comprende las siguientes etapas secuenciales:
(a) incorporación mediante estrategia Fmoc de una unidad de ΛT-Fmoc-aminoácido de estructura general
Figure imgf000014_0001
donde R8 es un grupo protector del grupo amino, como por ejemplo Boc, Mtt y similares y n es 1 a 10, como por ejemplo ácido
Λ/α-Fmoc-Λ/^-Boc-2,3-diaminopropiónico, Λ/α-Fmoc-Λ/ε-Boc-lisina,
Λ/α-Fmoc-Λ/5-Boc-ornitina y similares, o donde R8 es un grupo
NH
donde R9 es un grupo protector del guanidino, como por ejemplo Pmc, Pbf y similares, y n es 1 a 10, como por ejemplo Λ/α-Fmoc-Λ/°-Pbf-arginina,
Λ/^-Fmoc-Λ^-Pmc-homoarginina y similares, sobre un soporte sólido que puede contener un espaciador lábil en medio ácido para formar un enlace amida, éster o tioéster.
(b)eliminación del grupo Fmoc con reactivos usuales en síntesis de péptidos
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares,
(d)desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(e) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares .
(f) desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(g)alquilación o acilación, si procede, de la función amino secundaria generada;
(h) liberación del compuesto de la resina en medio ácido.
De acuerdo con una cuarta forma de realización, se puede preparar un compuesto de fórmula (I), en donde
R-i es amino, hidroxilo o tiol, todos ellos sustituidos con
Figure imgf000015_0001
Z es amino, hidroxilo o tiol, todos ellos sustituidos o no con grupos alifáticos o cíclicos;
W es
^(CH2)¡^ .
m puede variar entre 1 y 9;
R3 es H;
R2 es H o un grupo alquilo o arilo, aralquilo o acilo;
según un procedimiento que comprende las siguientes etapas secuenciales:
(a) incorporación mediante estrategia Fmoc de una unidad de ΛT-Fmoc-aminoácido de estructura general
Figure imgf000016_0001
donde m es 1 a 9, como por ejemplo W-Fmoc-aminobutírico, Λ/ε-Fmoc-aminohexanoico o ΛT-Fmoc-aminodecanoico y similares, sobre un soporte sólido que puede contener un espaciador lábil en medio ácido para formar un enlace amida, éster o tioéster.
(b)eliminación del grupo Fmoc con reactivos usuales en síntesis de péptidos
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares,
(d)desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(e) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares .
(f) desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(g)alquilación o acilación, si procede, de la función amino secundaria generada;
(h)liberación del compuesto de la resina en medio ácido.
De acuerdo con una quinta forma de realización, se puede preparar un compuesto de fórmula (I), en donde
R-! es amino, hidroxilo o tiol, todos ellos sustituidos o no con grupos alifáticos o cíclicos;
R2 es
Figure imgf000016_0002
R5 es H;
X es
^(CH2)^ .
s es 1 a 9;
Y es amino sustituido con un grupo
— (CH2)q-N-R7.
q es 1 a 9;
R7 es H o un grupo alifático o cíclico;
según un procedimiento que comprende las siguientes etapas secuenciales:
(a) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares, sobre un soporte sólido que puede contener un espaciador lábil en medio ácido para formar un enlace amida, éster o tioéster.
(b) desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares .
(d) desplazamiento del halógeno por sustitución nucleófila con una etilamina sustituida en posición 2 con un grupo fenilo, que puede estar sustituido por uno o más grupos halógeno, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(e) incorporación de una unidad de un ω-haloácido, con una estructura lineal con s metilenos, donde s puede variar entre 1 y 9, mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares; (f) desplazamiento del halógeno por sustitución nucleófila con una amina primaria alifática o cíclica, con una estructura lineal con q metilenos, donde q puede variar entre 1 y 9 y donde q+s ≤12, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(g) alquilación o acilación, si procede, de la función amino libre generada;
(h) liberación del compuesto de la resina en medio ácido.
La actividad biológica de los compuestos de fórmula (I) de acuerdo con la invención se determinó en modelos de dolor inflamatorio en animales. Los compuestos son capaces de atenuar el dolor provocado por la inyección subcutánea de una disolución de capsaicina en la extremidad de un ratón. Así mismo, los compuestos de fórmula (I) muestran actividad disminuyendo la nocicepción térmica evaluada en el test de la placa caliente. Estos compuestos, sin embargo, no afectan a la nocicepción mecánica determinada en el test de los pelos de Von Frey.
Análisis realizados para determinar del mecanismo de acción de los compuestos de fórmula (I) revelan que impiden la entrada del catión calcio a neuronas primarias de ganglio raquídeo expuestas a capsaicina, sugiriendo una actuación a nivel del receptor de este vanilloíde..
Los resultados obtenidos en los modelos de dolor inflamatorio en animales parecen indicar que los compuestos de fórmula (I) son firmes candidatos a constituir una nueva generación de analgésicos.
Por consiguiente, los compuestos de fórmula (I) pueden ser adecuados para el tratamiento de enfermedades y alteraciones patológicas como la sensación de dolor; en especial, el que se produce en respuesta a diversos estímulos nocivos (mecánicos, químicos y térmicos) que originan dolor inflamatorio agudo y crónico, así como el derivado de lesiones en el sistema nervioso que originan dolor neuropático.
Los compuestos según la invención pueden formar parte de diversos tipos de composiciones para su aplicación en el cuerpo de un mamífero, preferiblemente el ser humano. En este sentido, la invención proporciona una composición que comprende unos compuestos de fórmula (I). En una realización particular, dicha composición es una composición farmacéutica, mientras que en otra realización particular, dicha composición es una composición cosmética.
La composición farmacéutica proporcionada por esta invención comprende una cantidad terapéuticamente eficaz de al menos un compuesto de fórmula (I), junto con al menos un excipiente farmacéuticamente aceptable.
Los compuestos de fórmula (I) de la invención pueden administrarse para tratar la algesia por cualquier medio que produzca el contacto de los compuestos con el sitio de acción del mismo en el cuerpo de un mamífero, preferiblemente el hombre.
La cantidad terapéuticamente eficaz de los compuestos y/o composiciones farmacéuticas según la invención, que debe administrarse para tratar un estado patológico, así como su dosificación, dependerá de numerosos factores, incluyendo la edad, estado del paciente, la severidad de la alteración o trastorno, la ruta y frecuencia de administración y de los compuestos de fórmula (I) particular a utilizar.
Las composiciones farmacéuticas que contienen los compuestos de fórmula (I) pueden presentarse en cualquier forma de administración, por ejemplo, sólida o líquida, y pueden administrarse por cualquier vía apropiada, por ejemplo, por vía oral, parenteral, rectal o tópica, para lo cual incluirán los excipientes farmacéuticamente aceptables necesarios para la formulación de la forma de administración deseada. Una revisión de las distintas formas farmacéuticas de administración de medicamentos y de los excipientes necesarios para la obtención de las mismas puede encontrarse, por ejemplo, en el "Tratado de Farmacia Galénica", O Faulí i Trillo, 1993, Luzán 5, S.A. Ediciones, Madrid.
Por tanto, un aspecto adicional de esta invención se refiere al uso de los compuestos de fórmula (I) en la elaboración de un medicamento para la atenuación de la actividad nerviosa de las neuronas sensoriales primarias implicadas en las sensaciones de dolor, evocadas por la aplicación de sustancias químicas exógenas o por estímulos térmicos o por la liberación endógena de sustancias por tejidos inflamados, o en la elaboración de un medicamento que inhibe los canales iónicos que se activan por sustancias químicas exógenas o por estímulos térmicos o por mediadores de inflamación que conducen a la sensación de dolor o por la lesión de un nervio que conduce a dolor neuropático.
De forma más concreta, la invención se refiere al empleo de los compuestos de fórmula (I) en la elaboración de un medicamento para el tratamiento de enfermedades y alteraciones patológicas mediadas por la activación de los nociceptores, por ejemplo, la sensación de dolor en respuesta a un estímulo nocivo.
La invención proporciona, además, un método para el tratamiento en un paciente de enfermedades y alteraciones patológicas mediadas por la sensibilización de los nociceptores, por ejemplo la sensación de dolor mediada por la activación excesiva de éstos en respuesta a diversos estímulos nocivos, por ejemplo, mecánicos, químicos y térmicos, o mediadores pro-algésicos, que comprende administrar a dicho paciente que padece dicha enfermedad o alteración patológica una cantidad terapéuticamente eficaz de al menos un compuesto de fórmula (I), preferiblemente, en forma de una composición farmacéutica que lo contiene.
La composición cosmética proporcionada por esta invención comprende una cantidad cosméticamente eficaz de al menos un compuesto de fórmula (I) junto con al menos un excipiente o adyuvante cosméticamente aceptable.
Los compuestos de la invención pueden administrarse en composiciones cosméticas para calmar, reducir, atenuar o aliviar el dolor o la irritación cutánea producida por estímulos térmicos, (por ejemplo, exposición al sol) mecánicos (por ejemplo, depilaciones, afeitado) o químicos, poco agresivos. La composición cosmética de la invención puede presentarse en cualquier forma adecuada para permitir el contacto del compuesto con el sitio de acción de la misma en el cuerpo del mamífero sobre el que se aplica.
La cantidad de los compuestos de fórmula (I) a administrar depende de numerosos factores, entre los que se encuentra el grado de dolor o irritación producido por el estímulo térmico, mecánico o químico, y de los compuestos de fórmula (I) a utilizar.
Las composiciones cosméticas que contienen los compuestos de fórmula (I) pueden presentarse en cualquier forma de administración, por ejemplo, sólida o líquida, y pueden administrarse por cualquier vía apropiada, preferentemente por vía tópica, para lo cual incluirán los excipientes o adyuvantes cosméticamente aceptables adecuados para la forma de presentación de la composición cosmética.
Según una realización particular, la composición cosmética, que comprende al menos un compuesto de fórmula (I), es un producto para después de tomar el sol, por ejemplo, una crema, pomada o loción "after-sun", adecuada para reducir y calmar las molestias producidas por las quemaduras solares debidas a la exposición solar. Según otra realización particular, la composición cosmética de la invención es un producto para después del afeitado, por ejemplo, una crema, bálsamo o loción para después del afeitado, que resulta adecuada para calmar, reducir, atenuar o aliviar el dolor o la irritación cutánea producida por estímulos mecánicos (afeitado). En otra realización particular, la composición cosmética de la invención es un producto para después del depilado, por ejemplo, una crema, pomada o loción para después del depilado, que resulta adecuada para calmar, reducir, atenuar o aliviar el dolor o la irritación cutánea producida por la depilación. Una revisión de las distintas formas de presentación de composiciones cosméticas y de los excipientes o adyuvantes necesarios para su obtención puede encontrarse, por ejemplo, en "Cosmetología Teórico-Práctica", Prof. A. del Pozo, publicado por el Consejo General de Colegios Oficiales de Farmacéuticos, 3a Edición, 1985.
Por tanto, un aspecto adicional de esta invención se refiere al uso de los compuestos de fórmula (I) en la elaboración de una composición cosmética adecuada para calmar, reducir, atenuar o aliviar el dolor o la irritación cutánea producida por estímulos térmicos, mecánicos o químicos.
La invención proporciona, además, un método cosmético para calmar, reducir, atenuar o aliviar el dolor o la irritación cutánea producida por estímulos térmicos, mecánicos o químico en un mamífero, preferiblemente el ser humano, que comprende administrar a dicho mamífero una cantidad eficaz de unos compuestos de fórmula (I), preferiblemente, en forma de una composición cosmética que las contiene.
EJEMPLOS
Los siguientes ejemplos sirven para ilustrar la naturaleza de la presente invención y no deben ser considerados en sentido limitativo de la misma.
Métodos Generales
Síntesis química Todos los procesos sintéticos se llevan a cabo en jeringas de polipropileno equipadas con discos de polietileno poroso. Todos los reactivos y disolventes son de calidad para síntesis y se usan sin ningún tratamiento adicional. Los disolventes y los reactivos solubles se eliminan por succión. La eliminación del grupo Fmoc se lleva a cabo con piperidina-DMF (2:8, v/v) (1 x 1 min, 1 x 5 min; 5 mL/g resina) (8). Los lavados entre las etapas de desprotección, acoplamiento, y, otra vez, desprotección se han llevado a cabo con DMF (3 x 1 min) usando cada vez 10 mL disolvente/g resina. Los lavados inmediatamente previos y posteriores a la incorporación de las aminas se realizan con 10% DMSO en DMF (3 x 1 min). Las reacciones de acoplamiento se han realizado con 3 mL disolvente/g resina. El control de los acoplamientos se realiza mediante el ensayo de la ninhidrina (18) o el ensayo del cloranilo (19), según proceda, y el de la incorporación de las aminas mediante el ensayo del cloranilo. Todas las transformaciones sintéticas y lavados se han llevado a cabo a 25 °C.
El análisis cromatográfico por HPLC se lleva a cabo en un equipo Shimadzu (Kyoto, Japón) empleando una columna de fase reversa termoestatizada a 30°C (250 x 4.0 mm, Kromasil C8, 5 μm, Akzo Nobel, Suecia). La elución se realiza mediante un gradiente de acetonitrilo (+0.07% TFA) en agua (+0.1% TFA) a un flujo de 1 mL/min y la detección se realiza a 220 nm.
Actividad Biológica
La actividad biológica de los compuestos se ensayó en modelos animales de nocicepción y dolor inflamatorio evocado por un irritante químico.
Como ensayo de nocicepción se utilizó el test de la placa caliente a 52°C, donde se monitorizó el tiempo de latencia a la retirada de la pata o salto del animal. Los compuestos se administraron intraperitonealmente a ratones a una dosis de 10 mg/Kg. El ensayo conductual se realizó en a los 30, 60 y 120 min tras la administración de los compuestos.
La actividad analgésica de los productos se determinó evaluando su efecto en el modelo de dolor inflamatorio agudo causado por administración subcutánea del irritante capsaicina. La administración de este vanilloide provoca en los animales una inflamación neurogénica con sensación dolorosa de quemazón aguda, que deriva en hiperalgesia térmica y mecánica. Se monitoriza el tiempo de latencia conductual a la lamida de pata tras la administración de los compuestos por vía intraperitoneal a ratones a distintas dosis. Abreviaciones
Las abreviaciones empleadas para los aminoácidos siguen las reglas de la Comisión de Nomenclatura Bioquímica de la IUPAC-IUB especificadas en Eur. J. Biochem. (1984) 138, 9-37 y en J. Biol. Chem. (1989) 264, 633-673.
Ahx, ácido aminohexanoico; AM, ácido 2-[4-aminometil-(2,4-dimetoxifenil)- fenoxiacético; Boc, íerc-butiloxicarbonilo; DCM, diclorometano; DIEA, diisopropil- etilamina; DIPCDI, Λ/,Λ/-diisopropilcarbodiimida; DIEA, Λ/,Λ/-diisopropiletilamina; DMF, Λ/,Λ/-dimetilformamida; DMSO, dimetilsulfóxido; ES-MS, espectrometría de masas por electroespray; Fmoc, fiuorenilmetoxicarbonilo; HPLC, cromatografía líquida de alta resolución; MALDI-TOF-MS, espectrometría de masas por desorción iónica provocada por láser y asistida por matriz y con detector de tiempo .de vuelo; MBHA, resina p-metilbenzhidrilamina; MeCN, acetonitrilo; MeOH, metanol; Mtt, 4-metiltritil (4-metiltrifenilmetilo); NMDA, N-metil-D-aspartato; PAL, ácido
5-(4-aminometil-3,5-dimetoxifenoxi) valérico; Pbf, 2,2,4,6,7-pentametildihidro- benzofuran-5-sulfonilo; Pmc, 2,2,5,7,8-pentametilcroman-6-sulfonilo; TEA, trietilamina; TFA, ácido trifluoroacético; TRPV1 , receptor de vanilloides.
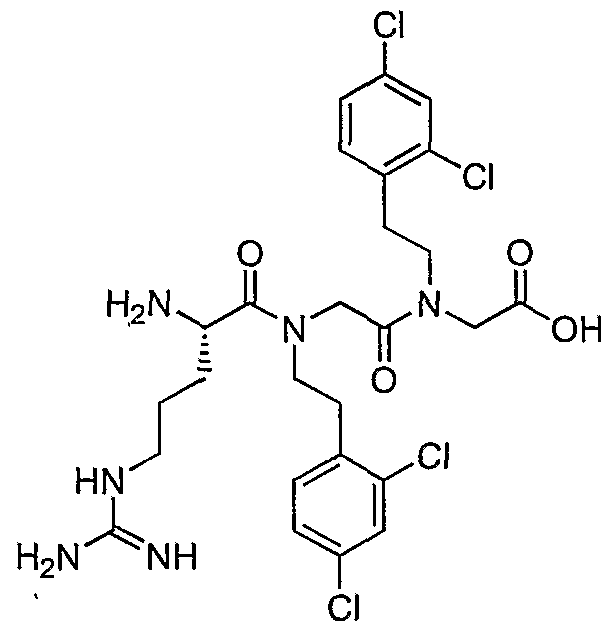
EJEMPLO 1 Síntesis química
Figure imgf000023_0001
Se incorporan 297.7 mg de ácido cloroacético (3.15 mmol, 5 equiv) sobre la resina AM-MBHA (1.0 g, 0.63 mmol) en presencia de DIPCDI (485.0 μL, 3.15 mmol, 5 equiv) utilizando DMF como disolvente. La resina se trata posteriormente dos veces durante 3 horas con 2,4-diclorofenetilamina (475.2 μl, 3.15 mmol, 5 equiv) en presencia de TEA (439.0 μL, 3.15 mmol, 5 equiv) utilizando 10% DMSO en DMF como disolvente. Se repiten las dos etapas anteriores y los lavados entre etapas para incorporar la segunda unidad de Λ/-(2,4-diclorofenetil)glicina. Tras su incorporación, se acopla Fmoc-L-Arg(Pmc)-OH (1.043 g, 1.57 mmol, 2.5 equiv) sobre la resina durante 1 hora empleando DIPCDI (242.4 μL, 1.57 mmol, 2.5 equiv) y HOBt (236.25 mg, 1.57 mmol, 2.5 equiv) y utilizando DMF como disolvente. Se desprotege el grupo Fmoc como se describe en los métodos generales, la resina se lava con DMF (5 x 1 min), DCM (4 x 1 min), éter dietílico (4 x 1 min) y se seca al vacío.
725 mg de la resina se tratan con TFA-H2O (95:5) (7 mL, 1 x 120 min). Se recogen los filtrados, así como los resultantes de lavar la resina con TFA-H2O {95:5) y se evaporan a sequedad.
El rendimiento global de síntesis y escisión del compuesto de la resina fue del 100%. El análisis por HPLC en un gradiente del 5 al 85% de MeCN (+0.07% TFA) en H2O (+0.1% TFA) indicó una pureza superior al 85% y su peso molecular se determinó por ES-MS [(M+H)+ teórico 634.08, (M+H)+ exp 634.1].
Actividad Biológica
Los resultados obtenidos en el ensayo de nocicepción muestran un incremento en la latencia a la primera respuesta en los animales tratados con el compuesto con respecto a los tratados con vehículo: 11.5 ± 2 s (vehículo), 20 ± 4 s (tratado, 30 min post), 18 + 3 s (tratado, 60 min post) y 18 ± 4 s (tratado, 120 min post). Este incremento en la latencia es indicativo de una actividad anti-nociceptiva del compuesto in vivo.
Los resultados obtenidos en el ensayo de actividad analgésica mostraron que en ratones tratados con solución vehículo, el tiempo de latencia conductual (lamida de la pata) fue de 20 ± 5 s. Esta latencia se incrementó a 90 ± 10 s con una dosis de 2 mg/Kg de compuesto, a 190 ± 50 s a 5 mg/Kg, y 250 + 40 s a 10 mg/Kg. Similarmente, la duración de la respuesta conductual disminuyo conforme la dosis de compuesto se incrementó.
Tomados conjuntamente, estos resultados indican que este compuesto posee actividad antinociceptiva y analgésica in vivo, probablemente debido a la modulación del termoreceptor TRPV1 , un integrador de estímulos nocivos térmicos y químicos. En este sentido, el compuesto bloqueo un 80% la actividad nerviosa evocada por capsaicina en fibras nerviosas aferentes procedentes de la rodilla de rata, e inhibió un 85% la entrada del catión calcio estimulada por capsaicina en cultivos primarios de neuronas del trigémino.
EJEMPLO 2.
Figure imgf000025_0001
Se incorporan 76 mg de ácido cloroacético (0.78 mmol, 1 equiv) disuelto en DCM (10 mL/g resina) al que se han añadido 337 μL de DIEA (0.26 mmol, 0.33 equiv) sobre la resina 2-clorotritilo (0,563 g, 0.78 mmol) seca. Se deja en agitación durante 5 min, pasados los cuales se añaden 225 μL de DIEA (0.52 mmol, 0.67 equiv). Se deja reaccionar durante 40 min. Se bloquean los grupos cloruro remanentes por tratamiento con 450 μL de MeOH (0.8 mL/g resina).
Se repiten todos los procesos de incorporación de las siguientes unidades 2,4- diclorofenetilamina, ácido cloroacético, 2,4-diclorofenetilamina y Fmoc-L-Arg(Pmc)-OH descritos en el ejemplo 1 , con los mismos excesos de reactivos y tiempos de reacción. Se desprotege el grupo Fmoc amino terminal como se describe en los métodos generales, la resina se lava con DMF (5 x 1 min), DCM (4 x 1 min), éter dietílico (4 x 1 min) y se seca al vacío.
El rendimiento global de síntesis y escisión del compuesto de la resina fue del 100%. El análisis por HPLC en un gradiente del 5 al 85% de MeCN (+0.07% TFA) en H2O (+0.1% TFA) indicó una pureza superior al 83% y su peso molecular se determinó por ES-MS [(M+H)+,eór¡co 635.07, (M+H)+ exp 634.8].
EJEMPLO 3.
Figure imgf000026_0001
Se incorpora Fmoc-L-Arg(Pmc)-OH (755.6 mg, 1.14 mmol, 3 equiv) sobre la resina AM-MBHA (0.5 g, 0.38 mmol) durante 1 h en presencia de DIPCDI (175.4 μL, 1.14 mmol, 3 equiv) y HOBt (174.4 mg, 1.14 mmol, 3 equiv) utilizando DMF como disolvente. Se desprotege el grupo Fmoc como se describe en los métodos generales. Posteriormente se incorpora ácido cloroacético (179.6 mg, 1.9 mmol, 5 equiv) en presencia de DIPCDI (292.4 μL, 1.9 mmol, 5 equiv) durante 30 min, pasados los cuales la resina se trata dos veces durante 3 horas con 2,4-diclorofenetilamina (286.6 μl, 1.9 mmol, 5 equiv) en presencia de TEA (263.4 μL, 1.9 mmol, 5 equiv) utilizando 10% DMSO en DMF como disolvente. Se repiten las dos etapas anteriores y los lavados entre etapas para incorporar la segunda unidad de Λ/-(2,4-diclorofenetil)glicina. Finalmente, la resina se lava con DMF (5 x 1 min), DCM (4 x 1 min), éter dietílico (4 x 1 min) y se seca al vacío. La resina se trata con TFA-H2O (95:5) (7 mL, 1 x 120 min). Se recogen los filtrados, así como los resultantes de lavar la resina con TFA-H2O (95:5) y se evaporan a sequedad.
El rendimiento global de síntesis y escisión del compuesto de la resina fue del 100%. El análisis por HPLC en un gradiente del 5 al 85% de MeCN (+0.07% TFA) en H2O (+0.1% TFA) indicó una pureza superior al 88% y su peso molecular se determinó por MALDI-TOF-MS [(M+H)+ te6r¡co 634.08, (M+H)+ exp 634.6].
EJEMPLO 4.
Figure imgf000027_0001
Se incorporan 372.3 mg de ácido cloroacético (3.94 mmol, 5 equiv) sobre la resina AM-MBHA (0.62 g, 0.787 mmol) en presencia de DIPCDI (606.4 μL, 3.94 mmol, 5 equiv) utilizando DMF como disolvente. La resina se trata posteriormente dos veces durante 3 horas con 2,4-diclorofenetilamina (475.5 μl, 3.15 mmol, 4 equiv) en presencia de TEA (439.3 μL, 3.15 mmol, 4 equiv) utilizando 10% DMSO en DMF como disolvente. Se repiten las dos etapas anteriores y los lavados entre etapas para incorporar la segunda unidad de Λ/-(2,4-diclorofenetil)glicina. Tras su incorporación, se acopla sobre la resina durante 1 hora Fmoc-Ahx-OH (696.20 mg, 1.97 mmol, 2.5 equiv) empleando DIPCDI (303.2 μL, 1.97 mmol, 2.5 equiv) y HOBt (295.5 mg, 1.97 mmol, 2.5 equiv) y utilizando DMF como disolvente. Se desprotege el grupo Fmoc como se describe en los métodos generales, la resina se lava con DMF (5 x 1 min), DCM (4 x 1 min), éter dietílico (4 x 1 min) y se seca al vacío. Se trata la resina con TFA-H2O (95:5) (11 mL, 1 x 120 min). Se recogen los filtrados, así como los resultantes de lavar la resina con TFA-H2O (95:5) y se evaporan a sequedad.
El rendimiento global de síntesis y escisión del compuesto de la resina fue del 100%. El análisis por HPLC en un gradiente del 40 al 70% de MeCN (+0.07% TFA) en H2O (+0.1% TFA) indicó una pureza superior al 77% y su peso molecular se determinó por ES-MS [(M+H)+ teór¡co 613.05, (M+H)+ exp 612.8].
EJEMPLO 5.
Figure imgf000028_0001
El compuesto del ejemplo 5 se obtiene siguiendo el mismo protocolo sintético que en el ejemplo 1 (disolventes, excesos y reactivos), pero incorporando Fmoc-L-Lys(Boc)- OH (738 mg, 1.57 mmol) en lugar de Fmoc-L-Arg(Pmc)-OH sobre la resina Λ/-(2,4- diclorofenetil)gl¡cinil-Λ/-(2,4-diclorofenetil)glicinil-AM-MBHA, y tratándola posteriormente durante 30 min con anhídrido acético (756.2 μL, 15.75 mmol) en presencia de DIEA (1.37 mL, 15.75 mmol) utilizando DMF como disolvente. La resina se lava con DMF (5 x 1 min), DCM (4 x 1 min), éter dietílico (4 x 1 min) y se seca al vacío. La resina se trata con TFA-H2O (95:5) (5.5 mL, 1 x 120 min). Se recogen los filtrados, así como los resultantes de lavar la resina con TFA-H2O (95:5) y se evaporan a sequedad.
El rendimiento global de síntesis y escisión del compuesto de la resina fue del 100%. El análisis por HPLC en un gradiente del 35 al 65% de MeCN (+0.07% TFA) en H2O (+0.1% TFA) indicó una pureza superior al 71% y su peso molecular se determinó por ES-MS [(M+H)+ teórico 648.09, (M+H)+ exp 647.8].
EJEMPLO 6.
Figure imgf000028_0002
Se incorporan 363.8 mg de ácido cloroacético (3.85 mmol, 5 equiv) sobre la resina AM-MBHA (0.606 g, 0.770 mmol) en presencia de DIPCDI (592.5 μL, 3.85 mmol, 5 equiv) utilizando DMF como disolvente. La resina se trata posteriormente dos veces durante 3 horas con 2,4-diclorofenetilamina (464.6 μl, 3.08 mmol, 4 equiv) en presencia de TEA (429.3 μL, 3.08 mmol, 4 equiv) utilizando 10% DMSO en DMF como disolvente. Se repiten las dos etapas anteriores y los lavados entre etapas para incorporar la segunda unidad de Λ/-(2,4-diclorofenetil)glicina. Tras su incorporación, se acopla ácido cloroacético (361.7 mg, 3.85 mmol, 5 equiv) sobre la resina durante 30 min en presencia de DIPCDI (592.5μL, 3.85 mmol, 5 equiv) utilizando DMF como disolvente y posteriormente se trata dos veces durante 3 horas con etilendiamina (257.4 mL, 3.85 mmol, 5 equiv) utilizando 10% DMSO en DMF como disolvente. La resina se lava con DMF (5 x 1 min), DCM (4 x 1 min), éter dietílico (4 x 1 min) y se seca al vacío. Se trata la resina con TFA-H2O (95:5) (10 mL, 1 x 120 min). Se recogen los filtrados, así como los resultantes de lavar la resina con TFA-H2O (95:5) y se evaporan a sequedad.
El rendimiento global de síntesis y escisión del compuesto de la resina fue del 100%. El análisis por HPLC en un gradiente del 5 al 85% de MeCN (+0.07% TFA) en H2O (+0.1% TFA) indicó una pureza superior al 87% y su peso molecular se determinó por ES-MS [(M+H)+ teórico 578.05, (M+H)+ exp 577.7, (M+Na)+ teó.¡co 600.03, (M+H)+ exp 600.0 ].
BIBLIOGRAFÍA
1. Fields, H.L. (I987) Pain (McGraw-Hill), New York.
2. Baranauskas, G. and Nistri, A. (I998) Prog. Neurobiol. 54, 349-365.
3 Karlsten, R. and Gordh, T. (1997) Drugs Aging 11 , 398-412.
4. González, P., Cabello, P., Germany, A., Norris, B. and Contreras, E. (1997) Eur. J. Pharmacol. 332, 257-262.
5. Lipton, S.A. and Rosenburg, P.A. (1994). New Engl. J. Med. 330, 613-622.
6. Stewart J.M. and Young J.D. (1984) Solid Phase Peptide Synthesis, 2nd edition, Pierce Chemical Company, Rockford, Illinois.
7. Bodanzsky M. and Bodanzsky A. (1984) The practice of Peptide Synthesis, Springer Verlag, New York.
8. Lloyd-Williams, P., Albericio, F. and Giralt, E. (1997) Chemical Approaches to the Synthesis of Peptides and Proteins. CRC, Boca Ratón (FL, USA).
9. Zuckermann R.N., Kerr J.M., Kent S.B.H., Moos W.H. (1992) J. Am. Chem. Soc. 14, 10646-10647.
10. Figliozzi G.M., Goldsmith R., Banville S.C., Zuckermann R.N. (1996) Method Enzymol. 267, 437-447.
11. Greene T.W. (1981) Protective groups in organic synthesis, John Wlley & Sons, New York.
12. Atherton et al. (1984) Solid Phase Peptide Synthesis: A practical approach, IRL Press Oxford University.
13. Matsueda G.R., Stewart J.M. (1981) Peptides 2, 45-50
14. Barios K., Gatos D., Kallitsis J., Papaphotiu G., Sotiriu P., Wenqing Y., Scháfer W. (1989) Tetrahedron Lett. 30, 3943-3946 and 3947-3951.
15. Albericio F., Kneib-Cordonier N., Biancalana S., Gera L., Masada R.I., Hudson D., Barany G. (1990) J. Org. Chem. 55, 3730-3743.
16. Rink H. (1987) Tetrahedron Lett. 28, 3787-3790. 17. Wang, S.S. (1973) J.Am.Chem.Soc. 95, 1328-1333.
18. Kaiser, E., Colescott R.L., Bossinger C.D., Cook P.l. (1970) Anal. Biochem. 34, 594-598.
19. Christensen T. (1979) Acta Chem. Scand. B. 33, 763-766.

Claims

REIVINDICACIONES
1. Un compuesto de fórmula general (I)
Figure imgf000032_0001
y sus estereoisómeros y mezclas, racémicas o no, de ellos, y las sales farmacéuticamente aceptables de los mismos, en donde
Ar es un grupo fenilo sustituido con uno o más grupos halógeno;
Ri es amino, hidroxilo o tiol, todos ellos sustituidos o no con
Figure imgf000032_0002
o grupos alifáticos o cíclicos;
Z es amino, hidroxilo o tiol, todos ellos sustituidos o no con grupos alifáticos o cíclicos;
W es un enlace o
(CH )m .
m puede variar entre 1 y 9;
R3 es H o
— (CH2)n-N-R4 ;
n puede variar entre 1 y 10;
R4 es H, o un grupo alifático o cíclico;
R2 es H o grupo alquilo, arilo, aralquilo o acilo o
Figure imgf000033_0001
X es un enlace o
Figure imgf000033_0002
s puede variar entre 1 y 9;
R5 es H o
—(CH2)p-N-R6.
p puede variar entre 1 y 10;
R6 es H, o un grupo alifático o cíclico;
Y es amino, sustituido o no con
Figure imgf000033_0003
o un grupo alquilo, arilo, aralquilo o acilo;
q puede variar entre 1 y 9;
y R7 es H, o un grupo alifático o cíclico.
2. Un compuesto según la reivindicación 1, donde Ar es un grupo fenilo 2,4-diclorosustituido.
3. Un compuesto según cualquiera de las reivindicaciones 1 y 2, donde n y p son, independientemente entre sí, 1 a 5 y donde m, q y s son, independientemente entre sí, 1 a 4.
4. Un compuesto según cualquiera de las reivindicaciones 1 a 3, donde R4 y R6 son, independientemente entre sí, H o
Figure imgf000033_0004
5. Un compuesto según cualquiera de las reivindicaciones 1 a 4, donde R-i es amino o hidroxilo, R2 es O
R5
X es un enlace, R5 es
H ¡Q I \ N—R 2JP 6 , R6 es H, Y es amino no sustituido o acetilado.
6. Un compuesto según las reivindicaciones 1 a 5 donde RΪ es amino, Y es amino no sustituido y p es 4.
7. Un compuesto según las reivindicaciones 1 a 5 donde Ri es hidroxilo, Y es amino no sustituido y p es 4.
8. Un compuesto según las reivindicaciones 1 a 5 donde R-i es amino, Y es amino acetilado y p es 4.
9. Un compuesto según las reivindicaciones 1 a 5 donde Ri es hidroxilo, Y es amino acetilado y p es 4.
10. Un compuesto según cualquiera de las reivindicaciones 1 a 4 donde R-i es amino o hidroxilo, R2 es
O
Rs ,
X es un enlace, R5 es
H — (CH2)p-N-R6 j
R6 es
NH ^NH2
Y es amino no sustituido o acetilado.
11. Un compuesto según las reivindicaciones 1 a 4 y 10 donde R-i es amino, Y es amino no sustituido y p es 3.
12. Un compuesto según las reivindicaciones 1 a 4 y 10 donde R-i es amino, Y es amino acetilado y p es 3.
13. Un compuesto según las reivindicaciones 1 a 4 y 10 donde Ri es hidroxilo, Y es amino no sustituido y p es 3.
14. Un compuesto según las reivindicaciones 1 a 4 y 10 donde Ri es hidroxilo, Y es amino acetilado y p es 3.
15. Un compuesto según cualquiera de las reivindicaciones 1 a 4 donde R-[ es amino o hidroxilo, R2 es
Figure imgf000035_0001
X es
R5 es H, Y es amino no sustituido.
16. Un compuesto según las reivindicaciones 1 a 4 y 15 donde Ri es amino y s es 4.
17. Un compuesto según las reivindicaciones 1 a 4 y 15 donde R-i es hidroxilo y s es 4.
18. Un compuesto según cualquiera de las reivindicaciones 1 a 4 donde Ri es amino o hidroxilo, R2 es
Figure imgf000035_0002
X es un enlace, R5 es H, Y es amino sustituido con un grupo
— (CH2)q-N-R7
y R7 es H.
19. Un compuesto según las reivindicaciones 1 a 4 y 18 donde R-i es amino y q es 2.
20. Un compuesto según las reivindicaciones 1 a 4 y 18 donde Ri es hidroxilo y q es 2.
21. Un compuesto según cualquiera de las reivindicaciones 1 a 4 donde R-i es amino sustituido con
Figure imgf000036_0001
R2 es H o grupo alquilo, arilo, aralquilo o acilo, W es un enlace, R3 es
— (CH2)n-N-R4
Z es amino o hidroxilo, R4 es
NH ^NH2 >
22. Un compuesto según las reivindicaciones 1 a 4 y 21 donde R2 es H, Z es amino y n es 3.
23. Un compuesto según las reivindicaciones 1 a 4 y 21 donde R2 es H, Z es hidroxilo y n es 3.
24. Un compuesto según cualquiera de las reivindicaciones 1 a 4 donde Rή es amino sustituido con
O
R3
R2 es H o grupo alquilo, arilo, aralquilo o acilo, W es un enlace, R3 es
H — (CH2)n— N-R4 ^
Z es amino o hidroxilo, R4 es H.
25. Un compuesto según las reivindicaciones 1 a 4 y 24 donde R2 es H, Z es amino y n es 4.
26. Un compuesto según las reivindicaciones 1 a 4 y 24 donde R2 es H, Z es hidroxilo y n es 4.
27. Un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, para su uso en un método de tratamiento del cuerpo humano o animal.
28. Un método de obtención de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 5 a 9 o 10 a 14, basado en una estrategia de fase sólida y consistente en las siguientes etapas secuenciales:
(a) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares, sobre un soporte sólido que puede contener un espaciador lábil en medio ácido para formar un enlace amida o éster, o mediante una sustitución nucleófila sobre un soporte polimérico que contiene un grupo halógeno como grupo saliente con la formación de un enlace éster, según se desee.
(b) desplazamiento del halógeno por sustitución nucleófila con
2,4-diciorofenetiiamina, en presencia de una amina terciaria, como por ejemplo trietilamina (TEA), diisopropiletilamina (DIEA) y similares.
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares .
(d) desplazamiento del halógeno por sustitución nucleófila con
2,4-diclorofenetilamina, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(e) incorporación mediante estrategia Fmoc de una unidad de Λf-Fmoc-aminoácido de estructura general
Figure imgf000037_0001
donde R8 es un grupo protector del grupo amino, como por ejemplo ferc-butiloxicarbonilo (Boc), Mtt (4-metiltritilo) y similares, y p es 1 a 10, como por ejemplo ácido Λ/α-Fmoc- V^-Boc-2,3-d¡aminopropiónico, Λ/α-Fmoc-/Vε-Boc-lisina, /Vα-Fmoc-Λ/δ-Boc-ornitina y similares; o donde R8 es un grupo
Figure imgf000038_0001
donde R9 es un grupo protector del guanidino, como por ejemplo 2,2,5,7,8-pentametilcroman-6-sulfonilo (Pmc), 2,2,4,6,7-pentametildihidro- benzofuran-5-sulfonilo (Pbf) y similares y p es 1 a 10, como por ejemplo /V^-Fmoc-Λ -Pbf-argínina, ΛT-Fmoc-A/^-Pmc-arginina, Λ/ -Fmoc-Λ/°-Pmc- homoarginina y similares.
(f) eliminación del grupo Fmoc con reactivos usuales en síntesis de péptidos.
(g) alquilación o acilación, si procede, de la función amino libre generada;
(h) liberación del compuesto de la resina en medio ácido.
29. Un método de obtención según la reivindicación 28 de un compuesto de fórmula (I) según la reivindicación 6, basado en una estrategia de fase sólida, donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace amida, el ácido haloacético es ácido cloroacético y el Λ/α-Fmoc-aminoácido es L-lisina convenientemente protegida.
30. Un método de obtención según la reivindicación 28 de un compuesto de fórmula (I) según la reivindicación 7, basado en una estrategia de fase sólida, donde el soporte sólido contiene un halógeno como grupo saliente que permite la incorporación del ácido haloacético mediante una sustitución nucleófila con la formación de un enlace éster, o donde el soporte sólido posee un espaciador lábil en medio ácido para formar un enlace éster, el ácido haloacético es ácido cloroacético y el Λf-Fmoc-aminoácido es L-lisina convenientemente protegida.
31. Un método de obtención según la reivindicación 28 de un compuesto de fórmula (I) según la reivindicación 8, basado en una estrategia de fase sólida, donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace amida, el ácido haloacético es ácido cloroacético, el Λ/α-Fmoc-aminoácido es L-lisina convenientemente protegida, y el grupo amino generado tras la desprotección del Fmoc está acetilado.
32. Un método de obtención según la reivindicación 28 de un compuesto de fórmula (I) según la reivindicación 9, basado en una estrategia de fase sólida, donde el soporte sólido contiene un halógeno como grupo saliente que permite la incorporación del ácido haloacético mediante una sustitución nucleófila con la formación de un enlace éster, o donde el soporte sólido posee un espaciador lábil en medio ácido para formar un enlace éster, el ácido haloacético es ácido cloroacético, el ΛT-Fmoc-aminoácido es L-lisina convenientemente protegida, y el grupo amino generado tras la desprotección del Fmoc está acetilado
33. Un método de obtención según la reivindicación 28 de un compuesto de fórmula (I) según la reivindicación 11 , basado en una estrategia de fase sólida, donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace amida, el ácido haloacético es ácido cloroacético y el Λ/α-Fmoc-aminoácido es L-arginina convenientemente protegida.
34. Un método de obtención según la reivindicación 28 de un compuesto de fórmula (I) según la reivindicación 12, basado en una estrategia de fase sólida, donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace amida, el ácido haloacético es ácido cloroacético, el Λ/α-Fmoc-aminoácido es L-arginina convenientemente protegida y el grupo amino generado tras la desprotección del Fmoc está acetilado.
35. Un método de obtención según la reivindicación 28 de un compuesto de fórmula (I) según la reivindicación 13, basado en una estrategia de fase sólida, donde el soporte sólido contiene un halógeno como grupo saliente que permite la incorporación del ácido haloacético mediante una sustitución nucleófila con la formación de un enlace éster, o donde el soporte sólido posee un espaciador lábil en medio ácido para formar un enlace éster, el ácido haloacético es ácido cloroacético y el Λ/α-Fmoc-aminoácido es L-arginina convenientemente protegida.
36. Un método de obtención según la reivindicación 28 de un compuesto de fórmula (I) según la reivindicación 14, basado en una estrategia de fase sólida, donde el soporte sólido contiene un halógeno como grupo saliente que permite la incorporación del ácido haloacético mediante una sustitución nucleófila con la formación de un enlace éster, o donde el soporte sólido posee un espaciador lábil en medio ácido para formar un enlace éster, el ácido haloacético es ácido cloroacético, el Λf-Fmoc-aminoácido es L-arginina convenientemente protegida y el grupo amino generado tras la desprotección del Fmoc está acetilado
37. Un método de obtención de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 15 a 17, basado en una estrategia de fase sólida y consistente en las siguientes etapas secuenciales:
(a) incorporación de una unidad de ácido haloacético mediante un gente de acoplamiento, como por ejemplo una carbodiimida y similares, sobre un soporte sólido que contiene un espaciador lábil en medio ácido para formar un enlace amida o éster, o mediante una sustitución nucleófila sobre un soporte polimérico que contiene un grupo halógeno como grupo saliente con la formación de un enlace éster, según se desee.
(b) desplazamiento del halógeno por sustitución nucleófila con 2,4-diclorofenetilamina, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares.
(d) desplazamiento del halógeno por sustitución nucleófila con 2,4-diclorofenetilamina, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(e) incorporación mediante estrategia Fmoc de una unidad de ΛT-Fmoc-aminoácido de estructura general
Figure imgf000040_0001
donde s es 1 a 9, como por ejemplo ácido /V-Fmoc^-aminobutírico, ácido
Λ/ε-Fmoc-6-aminohexanoico, ácido A/ω-Fmoc-10-aminodecanoico y similares.
(f) eliminación del grupo Fmoc con reactivos usuales en síntesis de péptidos.
(g) liberación del compuesto de la resina en medio ácido.
38. Un método de obtención según la reivindicación 37 de un compuesto de fórmula (I) según la reivindicación 16, basado en una estrategia de fase sólida, donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace amida, el ácido haloacético és ácido cloroacético y el Λf-Fmoc-aminoácido es ácido 6-aminohexanoico convenientemente protegido.
39. Un método de obtención según la reivindicación 37 de un compuesto de fórmula (I) según la reivindicación 17, basado en una estrategia de fase sólida, donde el soporte sólido contiene un halógeno como grupo saliente que permite la incorporación del ácido haloacético mediante una sustitución nucleófila con la formación de un enlace éster, o donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace éster, el ácido haloacético és ácido cloroacético y el ΛT-Fmoc-aminoácido es ácido 6-aminohexanoico convenientemente protegido
40. Un método de obtención de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 18 a 20, basado en una estrategia de fase sólida y consistente en las siguientes etapas secuenciales:
(a) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares, sobre un soporte sólido que contiene un espaciador lábil en medio ácido para formar un enlace amida o éster, o mediante una sustitución nucleófila sobre un soporte polimérico que contiene un grupo halógeno como grupo saliente con la formación de un enlace éster, según se desee.
(b) desplazamiento del halógeno por sustitución nucleófila con 2,4-diclorofenetilamina, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares.
(d) desplazamiento del halógeno por sustitución nucleófila con 2,4-diclorofenetilamina, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares. (e) incorporación de una unidad de un ω-haloácido, con una estructura lineal con s metilenos, donde s puede variar entre 1 y 9, mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares.
(f) desplazamiento del halógeno por sustitución nucleófila con una amina primaria alifática o cíclica, con una estructura lineal con q metilenos, donde q puede variar entre 1 y 9 y donde q+s < 12, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(g) alquilación o acilación, si procede, de la función amino libre generada;
(h) liberación del compuesto de la resina en medio ácido.
41. Un método de obtención según la reivindicación 40 de un compuesto de fórmula (I) según la reivindicación 19, basado en una estrategia de fase sólida, donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace amida, el ácido haloacético y el ω-haloácido son ácido cloroacético, y la amina primaria es 1 ,2-etilendiamina.
42. Un método de obtención según la reivindicación 40 de un compuesto de fórmula (I) según la reivindicación 20, basado en una estrategia de fase sólida, donde el soporte sólido contiene un halógeno como grupo saliente que permite la incorporación del ácido haloacético mediante una sustitución nucleófila con la formación de un enlace éster, o donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace éster, el ácido haloacético y el ω-haloácido son ácido cloroacético, y la amina primaria es 1 ,2-etilendiamina.
43. Un método de obtención de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 21 a 23 o 24 a 26, basado en una estrategia de fase sólida y consistente en las siguientes etapas secuenciales:
(a) incorporación mediante estrategia Fmoc de una unidad de Λ/^-Fmoc-aminoácido de estructura general
Figure imgf000043_0001
donde R8 es un grupo protector del grupo amino, como por ejemplo Boc, Mtt y similares y n es 1 a 10, como por ejemplo ácido Λ/α-Fmoc-Λ/^-Boc-2,3-diaminopropiónico, Λ/^-Fmoc-Λf-Boc-lisina, /V-Fmoc-Λ/^Boc-omitina y similares, o donde R8 es un grupo
Figure imgf000043_0002
donde Rg es un grupo protector del guanidino, como por ejemplo Pmc, Pbf y similares, y n es 1 a 10, como por ejemplo Λ/^Fmoc-ΛP-Pbf-arginina, ΛT-Fmoc-Λ^-Pmc-arginina, Λ/α-Fmoc-Λ/°-Pmc-homoarginina y similares, sobre un soporte sólido que contiene un espaciador lábil en medio ácido para formar un enlace amida o éster, o mediante una sustitución nucleófila sobre un soporte polimérico que contiene un grupo halógeno como grupo saliente con la formación de un enlace éster, según se desee.
(b) eliminación del grupo Fmoc con reactivos usuales en síntesis de péptidos
(c) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares.
(d) desplazamiento del halógeno por sustitución nucleófila con 2,4-diclorofenetilamina, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares.
(e) incorporación de una unidad de ácido haloacético mediante un agente de acoplamiento, como por ejemplo una carbodiimida y similares.
(f) desplazamiento del halógeno por sustitución nucleófila con 2,4-diclorofenetilamina, en presencia de una amina terciaria, como por ejemplo TEA, DIEA y similares. (g) alquilación o acilación, si procede, de la función amino secundaria generada;
(h) liberación del compuesto de la resina en medio ácido.
44. Un método de obtención según la reivindicación 43 de un compuesto de fórmula (I) según la reivindicación 22, basado en una estrategia de fase sólida, donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace amida, el ácido haloacético es ácido cloroacético, y el /V-Fmoc-aminoácido es L-arginina convenientemente protegida.
45. Un método de obtención según la reivindicación 43 de un compuesto de fórmula (I) según la reivindicación 23, basado en una estrategia de fase sólida, donde el soporte sólido contiene un halógeno como grupo saliente que permite la incorporación del ácido haloacético mediante una sustitución nucleófila con la formación de un enlace éster, o donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace éster, el ácido haloacético es ácido cloroacético, y el ΛT-Fmoc-aminoácido es L-arginina convenientemente protegida.
46. Un método de obtención según la reivindicación 43 de un compuesto de fórmula (I) según la reivindicación 25, basado en una estrategia de fase sólida, donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace amida, el ácido haloacético es ácido cloroacético, y el
Λ/α-Fmoc-aminoácido es L-lisina convenientemente protegida.
47. Un método de obtención según la reivindicación 43 de un compuesto de fórmula (I) según la reivindicación 26, basado en una estrategia de fase sólida, donde el soporte sólido contiene un halógeno como grupo saliente que permite la incorporación del ácido haloacético mediante una sustitución nucleófila con la formación de un enlace éster, o donde el soporte sólido contiene un espaciador lábil en medio ácido para formar un enlace éster, el ácido haloacético es ácido cloroacético, y el Λ/α-Fmoc-aminoácido es L-lisina convenientemente protegida.
48. Una composición que comprende al menos un compuesto de fórmula (I) según cualquiera de las reivindicaciones 1 a 26.
49. Una composición farmacéutica que comprende una cantidad terapéuticamente eficaz de al menos un compuesto de fórmula (I) según cualquiera de las reivindicaciones 1 a 26 y, al menos, un excipiente farmacéuticamente aceptable.
50. Uso de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en la elaboración de un medicamento para la atenuación de la actividad nerviosa de las neuronas sensoriales primarias implicadas en las sensaciones de dolor evocadas por la aplicación de sustancias químicas exógenas o por estímulos térmicos o por la liberación endógena de sustancias por tejidos inflamados o por la lesión de un nervio.
51. Uso de un compuesto de fórmula (I) según cualquiera de las reivindicaciones 1 a 26, en la elaboración de un medicamento que inhibe los canales iónicos que se activan por sustancias químicas exógenas o por estímulos térmicos o por mediadores de inflamación que conducen a la sensación de dolor.
52. Uso de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en la elaboración de un medicamento para el tratamiento de enfermedades y alteraciones patológicas mediadas por la sensibilización de los nociceptores y/o lesión de un nervio.
53. Uso según la reivindicación 52 de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en la elaboración de un medicamento para el tratamiento del dolor.
54. Uso según la reivindicación 52 de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en elaboración de un medicamento para el tratamiento de la hiperalgesia térmica.
55. Uso según la reivindicación 52 de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26 en la elaboración de un medicamento para el tratamiento del dolor inflamatorio, el dolor neuropático y la inflamación neurogénica.
56. Uso según la reivindicación 52 de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en la elaboración de un medicamento para el tratamiento del dolor inflamatorio como las quemaduras, osteoartritis, la artritis reumatoide, la fibromialgia, el dolor miofacial y de espalda.
57. Uso según la reivindicación 52 de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en la elaboración de un medicamento para el tratamiento del dolor visceral pélvico, abdomen y vejiga.
58. Uso según la reivindicación 52 de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en la elaboración de un medicamento para el tratamiento del dolor neuropático como la neuralgia del trigémino, la neuropatía diabética, la neuralgia herpética, y lesión nerviosa traumática.
59. Uso según la reivindicación 52 de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en la elaboración de un medicamento para el tratamiento del dolor inflamatorio y el dolor neuropático asociado a tumores cancerosos.
60. Una composición cosmética que comprende una cantidad cosméticamente eficaz de al menos un compuesto de fórmula (I) según cualquiera de las reivindicaciones 1 a 26 y, al menos, un excipiente o adyuvante cosméticamente aceptable.
61. Una composición cosmética según la reivindicación 60, seleccionada entre un producto para después del sol, un producto para antes y/o después del afeitado, y un producto para antes y/o después del depilado.
62. Uso de un compuesto de fórmula (I), según cualquiera de las reivindicaciones 1 a 26, en la elaboración de una composición cosmética adecuada para calmar, reducir, atenuar o aliviar el dolor o la irritación cutánea producida por estímulos térmicos, mecánicos o químicos, y por la hiperalgesia térmica.
PCT/ES2003/000218 2002-05-20 2003-05-16 Compuestos capaces de bloquear la respuesta a sustancias químicas o estímulos térmicos o mediadores de la inflamación de los nociceptores, un método para su obtención y composiciones que los contienen Ceased WO2003097670A1 (es)

Priority Applications (7)

Application Number Priority Date Filing Date Title
EP03725210A EP1506970A1 (en) 2002-05-20 2003-05-16 Compounds which can block the response to chemical substances or thermal stimuli or mediators of inflammation of nociceptors, production method thereof and compositions containing same
JP2004506344A JP2006502975A (ja) 2002-05-20 2003-05-16 化学物質または熱刺激または侵害受容体炎症媒介物に対する応答を阻害することのできる化合物、該化合物を得る方法、および該化合物を含む組成物
CA002486342A CA2486342A1 (en) 2002-05-20 2003-05-16 Compounds which can block the response to chemical substances or thermal stimuli or mediators of inflammation of nociceptors, production method thereof and compositions containingsame
US10/515,459 US7183430B2 (en) 2002-05-20 2003-05-16 Compounds which can block the response to chemical substances or thermal stimuli or mediators of inflammation of nociceptors, production method thereof and compositions containing same
MXPA04011502A MXPA04011502A (es) 2002-05-20 2003-05-16 Compuestos capaces de bloquear la respueta a sustancias quimicas o estimulos termicos o mediadores de la inflamacion de los nociceptores, un metodo para su obtencion y composiciones que los contienen.
AU2003231331A AU2003231331A1 (en) 2002-05-20 2003-05-16 Compounds which can block the response to chemical substances or thermal stimuli or mediators of inflammation of nociceptors, production method thereof and compositions containing same
KR10-2004-7018662A KR20050007406A (ko) 2002-05-20 2003-05-16 화학 물질 또는 열적 자극 또는 침해 수용체 염증매개체에 대한 응답을 차단할 수 있는 화합물, 이를제조하기 위한 방법 및 이를 함유하는 조성물

Applications Claiming Priority (2)

Application Number Priority Date Filing Date Title
ESP200201142 2002-05-20
ES200201142A ES2195787B1 (es) 2002-05-20 2002-05-20 Compuestos capaces de bloquear la respuesta a sustancias quimicas o estimulos termicos o mediadores de la inflamacion de los nociceptores, un metodo para su obtencion y composiciones que los continen.

Publications (1)

Publication Number Publication Date
WO2003097670A1 true WO2003097670A1 (es) 2003-11-27

Family

ID=29433280

Family Applications (1)

Application Number Title Priority Date Filing Date
PCT/ES2003/000218 Ceased WO2003097670A1 (es) 2002-05-20 2003-05-16 Compuestos capaces de bloquear la respuesta a sustancias químicas o estímulos térmicos o mediadores de la inflamación de los nociceptores, un método para su obtención y composiciones que los contienen

Country Status (9)

Country Link
US (1) US7183430B2 (es)
EP (1) EP1506970A1 (es)
JP (1) JP2006502975A (es)
KR (1) KR20050007406A (es)
AU (1) AU2003231331A1 (es)
CA (1) CA2486342A1 (es)
ES (1) ES2195787B1 (es)
MX (1) MXPA04011502A (es)
WO (1) WO2003097670A1 (es)

Cited By (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2012098281A2 (es) 2011-01-19 2012-07-26 Universidad Miguel Hernández De Elche Péptidos moduladores de receptores trp y sus usos
DE102022104759A1 (de) 2022-02-28 2023-08-31 SCi Kontor GmbH Co-Kristall-Screening Verfahren, insbesondere zur Herstellung von Co-Kristallen

Families Citing this family (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
ES2234428B1 (es) * 2003-12-09 2006-11-01 Universidad Miguel Hernandez Compuestos para el tratamiento de la sequedad de la superficie ocular provocada por la cirugia fotorrefractiva.
WO2008057300A2 (en) * 2006-10-27 2008-05-15 Redpoint Bio Corporation Trpvi antagonists and uses thereof
US8290146B2 (en) * 2007-01-19 2012-10-16 Mitsubishi Electric Corporation Ciphertext generating apparatus, cryptographic communication system, and group parameter generating apparatus
HUE034308T2 (en) 2013-03-21 2018-02-28 Sanofi Aventis Deutschland Preparation of hydantoin-containing peptide products
CN105102427B (zh) 2013-03-21 2018-09-07 赛诺菲-安万特德国有限公司 含有环状酰亚胺的肽产物的合成

Citations (1)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2002030956A1 (es) * 2000-10-11 2002-04-18 Diverdrugs, S.L. Trimeros de n-alquilglicina capaces de bloquear la respuesta a sustancias quimicas, estimulos termicos o mediadores de la inflamacion de receptores neuronales, y composiciones que los contienen

Patent Citations (1)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2002030956A1 (es) * 2000-10-11 2002-04-18 Diverdrugs, S.L. Trimeros de n-alquilglicina capaces de bloquear la respuesta a sustancias quimicas, estimulos termicos o mediadores de la inflamacion de receptores neuronales, y composiciones que los contienen

Non-Patent Citations (3)

* Cited by examiner, † Cited by third party
Title
GARCIA-MARTINEZ C. ET AL.: "Attenuation of thermal nociception and hyperalgesia by VR1 blockers", PROC. NATL. ACAD. SCI. USA, vol. 99, no. 4, 19 February 2002 (2002-02-19), pages 2374 - 2379, XP002295383 *
GIBBONS ET AL.: "Pharmacologic characterization of CHIR 2279, an N-substituted glycine peptoid with high affinity binding for alpha 1-adrenoceptors", J. PHARMACOL. EXP. THER., vol. 277, no. 2, 1996, pages 885 - 899, XP002953307 *
KRUIJTZEN J.A.W. ET AL.: "Solid-phase syntheses of peptoids using Fmoc-protected N-substituted glycines: The synthesis of (Retro) peptoids of leu-enkephalin and substance", P. CHEM. EUR. J., vol. 4, no. 8, 1998, pages 1570 - 1580, XP002904979 *

Cited By (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2012098281A2 (es) 2011-01-19 2012-07-26 Universidad Miguel Hernández De Elche Péptidos moduladores de receptores trp y sus usos
DE102022104759A1 (de) 2022-02-28 2023-08-31 SCi Kontor GmbH Co-Kristall-Screening Verfahren, insbesondere zur Herstellung von Co-Kristallen

Also Published As

Publication number Publication date
MXPA04011502A (es) 2005-08-16
ES2195787A1 (es) 2003-12-01
CA2486342A1 (en) 2003-11-27
US7183430B2 (en) 2007-02-27
JP2006502975A (ja) 2006-01-26
KR20050007406A (ko) 2005-01-17
AU2003231331A1 (en) 2003-12-02
ES2195787B1 (es) 2005-06-01
EP1506970A1 (en) 2005-02-16
US20050130907A1 (en) 2005-06-16

Similar Documents

Publication Publication Date Title
US7094758B2 (en) Apoptotic compounds
CA2437983C (en) Transporters comprising spaced arginine moieties
ES2232941T3 (es) Compuestos y metodos para inhibir la interaccion entre alfa-catenina y beta-catenina.
JP4221062B2 (ja) 新規ドラスタチン誘導体、その製法及び使用
PT100563A (pt) Ligandos tri-tetra- e pentapeptidicos do receptor da anafilatoxina, terminalmente modificados, composicoes farmaceuticas e uso
JP2004503564A (ja) メルファラン誘導体及び癌の化学療法薬としてのその使用
CN109929001A (zh) 葡萄糖胺衍生物、其组合物及其医药用途
CN109153635A (zh) 神经肽s受体(npsr)激动剂
KR20170138547A (ko) 자가 면역 및 염증성 질환의 치료 및/또는 예방을 위한 짧은 합성 펩타이드
RU2362579C1 (ru) Фармацевтическая композиция на основе пептида, обладающего противоопухолевым действием
EP2010203A2 (en) Macrocyclic peptides and methods for making and using them
US7183430B2 (en) Compounds which can block the response to chemical substances or thermal stimuli or mediators of inflammation of nociceptors, production method thereof and compositions containing same
JPH0232095A (ja) 免疫機構の機能を仰制する新規ペプチド、それらを含む医薬組成物、並びに前記ペプチド及び医薬組成物の調製方法
US20230372551A1 (en) Radiolabeled ligands for targeted pet/spect imaging and methods of their use
CA2425445C (en) Tetrapeptide stimulating functional activity of hepatocytes, pharmacological substance on its basis and the method of its application
WO2002030956A1 (es) Trimeros de n-alquilglicina capaces de bloquear la respuesta a sustancias quimicas, estimulos termicos o mediadores de la inflamacion de receptores neuronales, y composiciones que los contienen
WO2014119753A4 (ja) マイオスタチン阻害ペプチド
US7598342B2 (en) Alpha-fetoprotein peptides and uses thereof
EP1758922B1 (en) Peptide substance restoring function of respiratory organs
US7964701B2 (en) Alpha-fetoprotein peptides
JPH06306096A (ja) ペプチド誘導体及びその用途
JP2918746B2 (ja) ペプチド誘導体およびその用途
EP0503044A1 (en) PEPTIDE COMPOUNDS OF AMINO ACIDS AND LEVOGYRE CYCLIC MOLECULES AND THERAPEUTIC APPLICATIONS THEREOF.
Gagnon et al. D-LysAsnProTyr tetrapeptide: a novel B-cell stimulant and stabilized bursin mimetic
JP3190765B2 (ja) ペプチド誘導体及びその用途

Legal Events

Date Code Title Description
AK Designated states

Kind code of ref document: A1

Designated state(s): AE AG AL AM AT AU AZ BA BB BG BR BY BZ CA CH CN CO CR CU CZ DE DK DM DZ EC EE ES FI GB GD GE GH GM HR HU ID IL IN IS JP KE KG KP KR KZ LC LK LR LS LT LU LV MA MD MG MK MN MW MX MZ NI NO NZ OM PH PL PT RO RU SC SD SE SG SK SL TJ TM TN TR TT TZ UA UG US UZ VC VN YU ZA ZM ZW

AL Designated countries for regional patents

Kind code of ref document: A1

Designated state(s): GH GM KE LS MW MZ SD SL SZ TZ UG ZM ZW AM AZ BY KG KZ MD RU TJ TM AT BE BG CH CY CZ DE DK EE ES FI FR GB GR HU IE IT LU MC NL PT RO SE SI SK TR BF BJ CF CG CI CM GA GN GQ GW ML MR NE SN TD TG

121 Ep: the epo has been informed by wipo that ep was designated in this application
WWE Wipo information: entry into national phase

Ref document number: 2003231331

Country of ref document: AU

WWE Wipo information: entry into national phase

Ref document number: 2003725210

Country of ref document: EP

WWE Wipo information: entry into national phase

Ref document number: 2486342

Country of ref document: CA

WWE Wipo information: entry into national phase

Ref document number: 1020047018662

Country of ref document: KR

WWE Wipo information: entry into national phase

Ref document number: PA/a/2004/011502

Country of ref document: MX

Ref document number: 2004506344

Country of ref document: JP

WWP Wipo information: published in national office

Ref document number: 1020047018662

Country of ref document: KR

WWE Wipo information: entry into national phase

Ref document number: 10515459

Country of ref document: US

WWP Wipo information: published in national office

Ref document number: 2003725210

Country of ref document: EP