明 細 書
フルォロホウ素化合物およびそれからなる芳香環のアミノメチル化剤、な らびに前記アミノメチル化剤を用いたアミノメチル芳香環を有する化合物の製造 方法
技術分野
[0001] 本発明は、芳香環へ直接 1級、 2級または 3級アミノメチル基を導入するためのアミ ノメチル化剤として有用なフルォロホウ素化合物、及びそれを用いた芳香環のアミノメ チル化反応に関する。
本願 (ま、 2006年 7月 11曰 ίこ曰本国 ίこ出願された特願 2006— 190813号及び 20 06年 7月 11日に米国に出願された US60/819628に基づく優先権を主張し、その 内容をここに援用する。
背景技術
[0002] アミノメチル基を有する芳香環(以下、アミノメチル芳香環とも記す。 )構造は医薬用 化合物において幅広く活用され、産業上の有用性が高い化学構造である。例えば新 規な抗真菌剤に関する特許文献 1には、アミノメチル芳香環をその化学構造の一部 に含む化合物(以下、アミノメチル芳香族化合物とも記す。)が開示されている。ァミノ メチル芳香環を含む化合物の中で、特に 1級ァミノメチル芳香環を有する化合物は、 2級あるいは 3級ァミノメチル芳香環を含む化合物の前駆体として用いられる場合が 多!/、ため、多くの種類の化合物が試薬として市販されて!/、る。
[0003] 従来、かかる化学構造を有する化合物を得る方法としては、還元反応を用いて合 成する方法、またはハロメチル基をもつ芳香環を有する化合物を前駆体として用いて 合成する方法等が報告されて!/、る。
アミノメチル芳香環の構築方法として、金属触媒を用いて、クロ口ベンゼンなどの芳 香族ハライド基質にアミノメチル基を直接導入する反応はこれまでに報告されていな い。
[0004] 金属触媒を用いたアミノメチル化反応としては、非特許文献 1に開示されている、有 機スズ化合物を用いた、ェノールトリフラートへのスルホニルァミノメチル化反応が報
告されている。
[0005] また、非特許文献 2にはァミノメチルフルォロホウ素化合物が記載されており、また 非特許文献 3にはァミノメチルフルォロホウ素化合物に構造が類似したアミノメチルホ ゥ素化合物が記載されて!/、るが、これらの化合物を用いた芳香環のアミノメチル化反 応はこれまでに知られて!/ヽなレ、。
特許文献 1:国際公開 WO2005/033079号パンフレット
非特許文献 1 : Org. Lett., 2000, 2, 1081
非特許文献 2 : Org. Lett., 2006, 8, 2031
非特許文献 3 : J. Org. Chem. , 1968, 33, 3055
発明の開示
発明が解決しょうとする課題
[0006] 上記還元反応を用いたアミノメチル芳香環の合成においては、還元反応に適さな い基質を用いる場合、 目的化合物を収率良く得ることが困難であるという問題がある 。また、ハロメチル基を有する芳香環を前駆体として用いる芳香環のアミノメチル化法 につ!/、ては、前駆体自体の化学的安定性が低!/、ために取り扱いに注意を要するな どの問題点があるため、その工業的使用は制限される。さらに、上記課題とは別に、 または上記課題に加えて、アミノメチル芳香環を合成する場合の前駆体として、安価 かつ市販試薬の種類が豊富な、クロ口ベンゼンなどの芳香族ハライドを用いることも 望まれている。
上記非特許文献 1に開示されて!/、る有機スズ化合物は、その化学構造が環状スル ホンアミドに限定されているために汎用性に欠ける。またこの場合、有機スズ化合物 の毒性の問題も生じるおそれがあり、工業的使用には適さなレ、。
[0007] 非特許文献 2には、いくつかのアミノメチルフルォロホウ素化合物が開示されている
1S これらの化合物を芳香環のアミノメチル化反応へ応用することについては、何ら 記載も示唆もされていない。さらに、これらの化合物には、保護された一級アミノメチ ルフルォロホウ素化合物は含まれて!/、な!/、。
同様に、上記の非特許文献 3には、イミドで保護された一級アミノメチルポロン酸が 開示されてレ、るが、この化合物を芳香環のアミノメチル化反応へ応用することにつ!/、
ては、何ら記載も示唆もされていない。
[0008] そこで、本発明の目的は、上記課題を解決することにある。
即ち、本発明の目的は、芳香環への 1乃至 3級ァミノメチル基の直接の導入を可能 にする汎用性の高い反応剤として用いることのできる化合物、その化合物からなる芳 香環のアミノメチル化剤、並びにそのアミノメチル化剤を用いたアミノメチル芳香環を 有する化合物の製造方法を提供することにある。
課題を解決するための手段
[0009] 本発明者らは、金属触媒存在下に、フルォロホウ素化合物もしくはその二量体また はそれらの溶媒和物を、芳香環を有する化合物と反応させることにより、芳香環への アミノメチル化反応を行うことができることを発見し、本発明を完成させた。
[0010] 本発明に係るフルォロホウ素化合物の具体的態様としては、以下の式 (I)で表され る化合物もしくはその二量体、またはそれらの溶媒和物が挙げられる。
Ra (Rb) N-CH -BF M (I)
2 3
[式中、 Raおよび Rbは、それぞれ独立して、水素原子、置換または非置換の C
1 - 6 アルキル基、置換または非置換のシクロアルキル基、置換または非置換のへテロ環 基、置換または非置換のへテロアリール基、置換または非置換のァリール基、置換ま たは非置換のァラルキル基およびアミノ基の保護基からなる群から選択される基を意 味するか、または、 Raおよび Rbが結合している窒素原子と一緒になつて、ァミノ基の 保護基を形成しているか、または、 Raおよび Rbが結合している窒素原子と一緒にな つて、任意選択でさらに 1以上のへテロ原子を含んでいてもよい置換又は非置換の ヘテロ環を形成しており;
Mは、アルカリ金属カチオン、 [N CR
1) (R
2) (R
3) (R
4) ]
+、または [Ρ (Ι^) (R
2) (R
3) (R
4) ]
+ ァラ
ルキル基を意味する。)を意味する。 (但し、ボタシゥム n—ブチルァミノメチルトリフ ノレオロボレート、ポタシゥム シクロへキシルァミノメチルトリフルォロボレート、ポタシゥ ム N—ピロリジニルメチルトリフルォロボレートおよびポタシゥム N—ピペリジルメチ ルトリフルォロボレートを除く。 ) ]
[0011] ただし、以下に説明する芳香環のアミノメチル化反応に用いるアミノメチル化剤とし
ては、ポタシゥム n ブチルァミノメチルトリフル才ロボレート、ポタシゥム シクロへキ シルァミノメチルトリフルォロボレート、ポタシゥム N ピロリジニルメチルトリフルォロ ボレートおよびポタシゥム N ピペリジルメチルトリフルォロボレートを用いることも本 発明の範囲に包含される。
[0012] 上記式(I)の化合物において、 Raおよび Rbは、それぞれ独立して、水素原子、 C
アルキル基、およびァミノ基の保護基からなる群から選択される基を意味するか、 6
または、 Raおよび Rbが結合している窒素原子と一緒になつて、ァミノ基の保護基を 形成している力、、または、 Raおよび Rbが結合している窒素原子と一緒になつて、任 意選択でさらに 1以上のへテロ原子を含んでいてもよい置換又は非置換のへテロ環 を形成して!/、ることが好まし!/、。
[0013] 上記式(I)の化合物において、 Raおよび Rbは、それぞれ独立して、水素原子また はァミノ基の保護基であることが好まし!/、。
[0014] さらに上記のァミノ基の保護基は、環状イミド系保護基、アミド系保護基、または力 ノレバメート系保護基であることが好ましぐ力ルバメート系保護基であることがさらに好 ましい。
[0015] さらに上記保護基は、フタロイル基、ホルミル基または t ブチルォキシカルボニル 基であることが好ましい。
[0016] 上記式 (I)で表される化合物の二量体の好ましい態様は、下記式 (Π)で表される化 合物またはその溶媒和物である。
[化 1コ
[式中、 Raは、水素原子、置換または非置換の C アルキル基、置換または非置
1 -6
換のシクロアルキル基、置換または非置換のへテロ環基、置換または非置換のへテ ロアリール基、置換または非置換のァリール基、置換または非置換のァラルキル基、 またはァミノ基の保護基を意味し、
Mは、アルカリ金属カチオン、 [N CR
1) (R
2) (R
3) (R
4) ]
+、または [Ρ (Ι^) (R
2) (R
3) (R
4) ]
+ ァラ
ルキル基を意味する。)を意味する。 ]
[0017] 上記式 (Π)において、 Raがァミノ基の保護基であることが好ましい。
[0018] さらに、ァミノ基の保護基は、アミド系保護基、または力ルバメート系保護基であるこ とが好ましぐ力ルバメート系保護基であることがさらに好ましい。
[0019] さらに、ァミノ基の保護基は t—ブチルォキシカルボニル基であることが好ましい。
[0020] 上記式 (I)で表される化合物としては、下記式 (III)で表される化合物またはその溶 媒和物が好ましい。
[化 2]
[式中、 Mはアルカリ金属カチオン、 [N CR1) (R2) (R3) (R4) ] +または [Ρ (Ι^) (R2) ( R3) (R4) ] +
ァラルキル基を意味し;
Xは水素原子、 C アルキル基またはニトロ基を意味する。 ]
1 -6
[0021] 上記式 (III)中、 Xは水素原子であることが好ましい。
[0022] さらに上記式 (1)、(11)、(III)で表される化合物もしくはその二量体またはその溶媒 和物にお!/、て、 Mはアルカリ金属カチオンであることが好まし!/、。
[0023] 上記 Mはカリウムイオンまたはナトリウムイオンであることが好まし!/、。
[0024] 本発明は、さらに、上述したフルォロホウ素化合物もしくはその二量体、またはそれ らの溶媒和物からなる群から選択される、芳香環の 1級、 2級または 3級ァミノメチル 化剤に関する。
[0025] 上記アミノメチル化としては、特に 1級ァミノメチル化が挙げられる。
[0026] 本発明のアミノメチル化剤としては、上記式 (I)で表される化合物が挙げられる。
[0027] アミノメチル化剤として用いる上記式 (I)で表される化合物において、 Raおよび/ま たは Rbが水素原子またはァミノ基の保護基であることが好ましい。
[0028] アミノメチル化剤の上記アミノ基の保護基は、環状イミド系保護基、アミド系保護基、 または力ルバメート系保護基であることが好ましぐ力ルバメート系保護基であることが さらに好ましい。
[0029] アミノメチル化剤の上記アミノ基の保護基は、フタロイル基、ホルミル基または tーブ チルォキシカルボニル基であることが好まし!/、。
[0030] 本発明のアミノメチル化剤としては、上記式 (Π)で表される化合物をさらに挙げるこ と力 Sできる。
[0031] 上記式 (Π)で表されるアミノメチル化剤の Raは、ァミノ基の保護基であることが好ま しい。
[0032] さらに上記式 (Π)で表されるアミノメチル化剤のアミノ基保護基は、アミド系保護基、 または力ルバメート系保護基であることが好ましぐ力ルバメート系保護基であることが さらに好ましい。
[0033] さらに上記式 (Π)で表されるアミノメチル化剤のアミノ基の保護基は t プチルォキ シカルボニル基であることが好まし!/、。
[0034] 本発明のアミノメチル化剤としては、上記式 (III)で表される化合物をさらに挙げるこ と力 Sできる。
[0035] 上記式 (III)で表されるアミノメチル化剤の Xは、水素原子であることが好ましい。
[0036] 上記式(III)で表されるアミノメチル化剤の Mは、アルカリ金属カチオンであることが 好ましい。
[0037] 上記式(III)で表されるアミノメチル化剤の Mは、カリウムイオンまたはナトリウムィォ ンであることが好ましい。
[0038] さらに本発明は 1級、 2級または 3級ァミノメチル芳香環を有する化合物の製造方法 を提供し、この製造方法は、上記のアミノメチル化剤と、アミノメチル化剤との間でカツ プリング反応を起こしうる芳香環を有する化合物とを、カップリング反応に有効な金属 触媒存在下で反応させることを特徴とするものである。
発明の効果
[0039] 本発明により、上記課題を解決することができる。
即ち、本発明により、 1級、 2級または 3級アミノメチル基を芳香環に直接導入するこ とができる。本発明の芳香環のアミノメチル化法は、還元反応を用いないために、還 元反応に不安定な基質を用いることもできる。また、化学的安定性の低いハロメチル 基を有する芳香環を有する化合物を前駆体として用いる必要がない。
さらに上記効果に加えて、基質として安価かつ豊富に市販されているクロ口べンゼ ンなどの芳香族ハライドを利用することもできる。
したがって、本発明に力、かるフルォロホウ素化合物は、アミノメチル基とりわけ 1級ァ ミノメチル基を芳香環に導入可能な反応試薬として有用である。
発明を実施するための最良の形態
[0040] 以下、本発明を詳細に説明する。
本発明は、アミノメチル基を、芳香環に直接導入することができるフルォロホウ素化 合物またはその溶媒和物である。
[0041] 次に、本明細書において使用される用語について説明する。
本発明において、「芳香環」とは、芳香族性を有する環状の基を意味し、単環でも 縮合環でもよぐ芳香族炭化水素環式基 (ァリール基)でも芳香族へテロ環式基 (へ テロアリール基)でもよぐまたさらに置換基を有していてもよい。芳香環としては、例 えば、ベンゼン環、ナフタレン環、フラン環、チォフェン環、ピロール環、イミダゾール 環、トリァゾール環、テトラゾール環、チアゾール環、ピラゾール環、ォキサゾール環、 イソォキサゾール環、イソチアゾール環、フラザン環、チアジアゾール環、ォキサジァ ゾール環、ピリジン環、ピラジン環、ピリダジン環、ピリミジン環、トリアジン環、プリン環 (purine ring)、プテリジン環、キノリン環、イソキノリン環、ナフチリジン環、キノキサリン 環、シンノリン環、キナゾリン環、フタラジン環、イミダゾピリジン環、イミダゾチアゾール 環、イミダゾォキサゾール環、ベンゾチアゾール環、ベンゾォキサゾール環、ベンゾィ ミダゾール環、インドール環、イソインドール環、インダゾール環、ピロ口ピリジン環、チ エノピリジン環 (thienopyridine ring)、フロピリジン環、ベンゾチアジアゾーノレ環、ベン ゾォキサジァゾール環、ピリドピリミジン環、ベンゾフラン環、ベンゾチォフェン環、ベ ンゾ [1 , 3]ジォキソール環、チエノフラン環(thienoforan ring)等が挙げられる力 これ
らに限定されない。
[0042] 本明細書中、「ァミノメチル基」には、 1級ァミノメチル基、 2級ァミノメチル基、および 3級ァミノメチル基が含まれ、さらにァミノ基が保護基で保護されている 1級アミノメチ ル基および 2級アミノメチル基も含まれる。また、「1級、 2級または 3級ァミノメチル基」 とは、 1級ァミノ基、 2級ァミノ基または 3級ァミノ基で置換されたメチル基をそれぞれ 意味し、 1級アミノメチル基または 2級アミノメチル基は後述する保護基で保護されて いてもよい。
[0043] 本明細書において「ァミノ基の保護基」とは、ァミノ基の公知の保護基を挙げること ができる力 S、例えば、ホルミル基、ァセチル基、ベンゾィル基、ニコチノィル基、ピコリ ノィル基、トリクロロアセチル基もしくはトリフルォロアセチル基などのアミド系保護基; フタロイル基もしくは 2, 3 ジフエニルマレオイル基などの環状イミド系保護基; p ト ノレエンスルホニル基などのスルホンアミド系保護基;または t ブチルォキシカルボ二 ノレ基、メチルォキシカルボニル基、ェチルォキシカルボニル基、ァリルォキシカルボ 二ノレ基、ベンジルォキシカルボニル基、 p—メトキシベンジルカルボ二ル基、 p 二トロ ベンジルォキシカルボニル基もしくは 9 フルォレニルメチルォキシカルボニル基な どの力ルバメート系の保護基などが挙げられるがこれらに限定されない。好ましい保 護基は、ホルミル基、 t ブチルォキシカルボニル基またはフタロイル基である。
[0044] 本明細書において、芳香環の「ァミノメチル化」とは、芳香環に 1級ァミノメチル基、 2 級ァミノメチル基、 3級ァミノメチル基、 1級ァミノメチル基のアミノ基が保護基で保護さ れた基、および 2級ァミノメチル基のアミノ基が保護基で保護された基からなる群から 選択される基を芳香環に導入することを!/、う。
[0045] 本明細書において、「ァミノメチル芳香環」とは、上記アミノメチル化された芳香環を いう。
[0046] 本明細書において「アルカリ金属」とは、周期表 1族に属する金属原子をいい、例え ば、リチウム、ナトリウムまたはカリウム等を挙げることができる力 好ましくはナトリウム またはカリウムである。
[0047] 本明細書において「C アルキル基」とは、炭素数;!〜 6個の脂肪族炭化水素から
1 -6
任意の水素原子を 1個除いて誘導される一価の基である、炭素数 1〜6個の直鎖状
または分枝鎖状のアルキル基を意味する。 C アルキル基としては、例えば、メチル
1 -6
基、ェチル基、 1 プロピル基、 2—プロピル基、 2—メチルー 1 プロピル基、 2—メ チルー 2—プロピル基、 1 ブチル基、 2—ブチル基、 1 ペンチル基、 2—ペンチノレ 基、 3 ペンチル基、 2 メチルー 1 ブチル基、 3 メチルー 1 ブチル基、 2 メチ ルー 2 ブチノレ基、 3 メチルー 2 ブチル基、 2, 2 ジメチルー 1 プロピル基、 1 一へキシル基、 2 へキシル基、 3 へキシル基、 2 メチルー 1 ペンチル基、 3— メチルー 1 ペンチル基、 4ーメチルー 1 ペンチル基、 2—メチルー 2—ペンチル基 、 3 メチルー 2 ペンチル基、 4ーメチルー 2 ペンチル基、 2 メチルー 3 ペン チル基、 3 メチルー 3 ペンチル基、 2, 3 ジメチルー 1 ブチル基、 3, 3 ジメ チルー 1 ブチル基、 2, 2—ジメチルー 1 ブチル基、 2—ェチルー 1 ブチル基、 3, 3 ジメチルー 2 ブチル基、 2, 3 ジメチルー 2 ブチル基等を挙げることがで きる力 好ましくはメチル基、ェチル基、 1 プロピル基、 2—プロピル基、 2—メチノレ 1 プロピル基、 2—メチルー 2—プロピル基、 1 ブチル基または 2—ブチル基で あり、より好ましくはメチル基またはェチル基である。
[0048] 本明細書において「シクロアルキル基」とは、 3以上の炭素原子からなる環状化学構 造を有する飽和炭化水素基を意味する。シクロアルキル基を構成する炭素原子は、 3以上であればよく特に限定されないが、好ましくは炭素数 3〜12、さらに好ましくは 炭素数 3〜6である。シクロアルキル基の具体例としては、シクロプロピル基、シクロブ チノレ基、シクロペンチル基、シクロへキシル基、デカヒドロナフタレン基が挙げられる。
[0049] 本明細書において、「ァラルキル基」とは、アルキル基にァリール基が結合した基を 意味し、なかでも「C ァラルキル基」とは、前記「C アルキル基」に C ァリール
7- 15 1 -6 6- 14 基 (炭素数が 6なレ、し 14個の芳香族の炭化水素環式基を意味し、具体例としては、 例えばフエニル基、 1 ナフチル基、 2—ナフチル基、インデュル基、ァズレニル基、 ヘプタレニル基、インダセニル基、ビフエ二レニル基、ァセナフチレニル基、フルォレ ニル基、フエナレニル基、フエナントレニル基、アントラセニル基等が挙げられる。)が 結合した官能基を意味する。 C ァラルキル基としては、例えば、ベンジル基、 α —
7- 15
ナフチルメチル基、 β ナフチルメチル基、インデュルメチル基、 1 フエネチル基、 2—フエネチル基、 1 ナフチルェチル基、 2—ナフチルェチル基、 1 フエニルプロ
ピノレ基、 2 フエニルプロピル基、 3 フエニルプロピル基、 1 ナフチルプロピル基、 2 ナフチルプロピル基、 3 ナフチルプロピル基、 1 フエニルブチル基、 2 フエ ニルブチル基、 3—フエニルブチル基、 4 フエニルブチル基、 1 ナフチルブチノレ 基、 2—ナフチルブチル基、 3—ナフチルブチル基、 4 ナフチルブチル基、 1 フエ 二ルペンチル基、 2 フエ二ルペンチル基、 3 フエ二ルペンチル基、 4 フエニルぺ ンチル基、 5 フエ二ルペンチル基、 1 ナフチルペンチル基、 2 ナフチルペンチ ノレ基、 3—ナフチルペンチル基、 4 ナフチルペンチル基、 5—ナフチルペンチル基 、 1 フエニルへキシル基、 2 フエニルへキシル基、 3 フエニルへキシル基、 4ーフ ェニルへキシル基、 5—フエニルへキシル基、 6—フエニルへキシル基、 1 ナフチノレ へキシル基、 2 ナフチルへキシル基、 3 ナフチルへキシル基、 4 ナフチルへキ シル基、 5—ナフチルへキシルまたは 6—ナフチルへキシル基等が挙げられる。好ま しい C ァラルキル基は、ベンジル基、 1 フエネチル基または 2—フエネチル基で
7- 15
ある。
[0050] 本明細書において、「ヘテロ環基」とは、 1つ以上のへテロ原子を含む非芳香族炭 化水素系環式基を意味し、本明細書においてはへテロァリール基と区別する。特に 限定されないが、代表的なヘテロ原子としては、例えば、酸素原子、窒素原子および 硫黄原子が挙げられる。ヘテロ環基は、 1つの環に 2種以上のへテロ原子を含むもの であってもよい。ヘテロ環は、環を構成するへテロ原子と炭素原子を合わせて 3から 1 0の原子からなることが好ましぐ 5〜7の原子からなることがさらに好ましい。ヘテロ環 は単環または 2以上の環からなることができる。ヘテロ環基の具体例としては、テトラヒ ドロフラニル基、テトラヒドロビラニル基、ピペリジニル基、ピロリジニル基およびモルホ リニル基などが挙げられる。
[0051] 本明細書において、「ヘテロァリール基」とは、 1以上のへテロ原子を含むヘテロ芳 香族環基を意味し、ヘテロ原子の例としては、酸素、窒素および硫黄があげられる。 ヘテロァリール基は、ヘテロ原子を含めて 5〜; 14個、さらに好ましくは 5または 6個の 原子からなることが好ましい。ヘテロァリール基の具体例としては、フリル基、チェ二 ル基、ピロリノレ基、イミダゾリノレ基、ピロリジノレ基、イソキサゾリル基(isoxazolyl group)、 ピラジュル基、ピリミジニル基、などが挙げられる。
[0052] 本明細書において、「ァリール基」とは、上述の「芳香環」基と同義である。
[0053] 本明細書において、「置換または非置換」とは任意選択で置換基を有していてもよ いことを意味し、置換基としては、ハロゲン原子、たとえば、フッ素原子、塩素原子、 臭素原子およびヨウ素原子;アミノ基;モノ又はジアルキルアミノ基、たとえば、ジメチ ルァミノ基、ジェチルァミノ基およびジブチルァミノ基;ニトロ基;シァノ基;アルキル基 、たとえば、上述した C アルキル基; C アルコキシ基、例えば、メトキシ基、ェトキ
1 - 6 1 -6
シ基、イソプロポキシ基、; C シクロアルキル基などが挙げられるがこれらに限定さ
3 -8
れなレ、。
[0054] 本明細書において、「溶媒和物」とは、本発明に力、かるフルォロホウ素化合物と溶媒 とから形成される溶媒和物をいう。溶媒和物を構成する溶媒の種類、溶媒和物にお ける化合物に対する溶媒のモル比等は、特に限定されない。
好ましい溶媒和物は、水和物、アルコール和物(例えば、メタノール和物、エタノーノレ 和物、プロパノール和物、イソプロパノール和物等)、エステル和物(酢酸ェチル和物 等)、エーテル和物(メチルエーテル和物、ェチルエーテル和物、テトラハイド口フラン 等)、またはジメチルホルムアミド和物等であり、特に好ましくは水和物、またはアルコ 一ル和物(例えばメタノール和物、エタノール和物)等であり、また、薬理学的に許容 される溶媒が好ましい。
[0055] 本願にお!/、て、「金属触媒」とは、本発明に力、かるアミノメチル化剤であるフルォロ ホウ素化合物による芳香環のアミノメチル化反応、すなわちカップリング反応、を促進 するために有効である金属および金属含有化合物をいい、前記反応を促進できるも のであれば任意のものを用いることができ、特に限定されない。
[0056] 以下に本発明のフルォロホウ素化合物、及びそれを用いた芳香環のアミノメチル化 反応を具体的態様に基づいてさらに詳細に説明する力 本発明は以下に説明する 態様に限定されない。
[0057] 〔フルォロホウ素化合物の製造方法〕
式 Iで表わされるフルォロホウ素化合物の製造方法について説明する。 式 Iで表されるフルォロホウ素化合物は、例えば、以下の反応式 1に示した方法を 用いて製造することができる。但し、本発明の化合物の製造方法は、本方法に限定さ
れるものではなレ
Y——CH, Y— CH,一 B ヽ N- 、BF3M
ェ β ΙΑ-1] ェ 8 [A-2]
(la) (2a) (I) 反応式 1
[0059] 式中、 Ra、 Rbおよび Mは、それぞれに対して上述した定義と同意義である。 Yおよ び Zはそれぞれ独立して、ハロゲン原子を意味する。
上記式(2a)の一部であり下記式 Xで表される環状ボロン酸エスエル基の例として は、下記式 X—;!〜 X— 6に示した環状ボロン酸エステル基が挙げられる力 これらに 限定されない。
[0060] [化 4]
[0061] [化 5]
(X-4) (X-5) (X-6)
[0062] 上記反応式 1に示す、式 (I)の化合物を合成する方法は、以下に説明する工程 A
1と工程 A— 2の 2段階からなる。
[0063] 〔工程 A— 1〕
本工程 A— 1は、例えば n ブチルリチウムなどから選択される有機金属試薬と化 合物(la)との反応により生成するァニオン化した化合物とボロン酸エステルとを反応 させ、続いて酸を加えることにより反応混合物を中和し、さらにピナコール等のジォー ルと反応させて化合物(2a)を製造する工程である。本工程 A— 1を実施する場合は 、後述する製造例 1および製造例 2に記載した反応条件、反応後の操作、精製方法 等を参考にして行うことができ、当業者であれば容易に最適な反応条件等を決定しう
[0064] また、工程 A— 1は、化合物(la)とボロン酸エステルとを含む混合物に有機金属試 薬を加えて、化合物(la)からァニオンを生成させるとともにボロン酸エステルと反応 させて実施することあでさる。
[0065] 工程 A— 1は、窒素、アルゴン等の不活性気体の気流下または雰囲気下でも行うこ と力 Sできる。
[0066] 化合物(la)としては、例えばクロロヨ一ドメタン、ジブロモメタン、ブロモヨ一ドメタン 等を用いることができる。好ましい化合物(la)は、クロロヨ一ドメタンおよびジブロモメ タンである。
[0067] 工程 A—1に用いる溶剤としては、出発原料をある程度溶解でき、かつ、工程 A— 1 で行う反応を阻害しないものであれば、特に制限はない。本溶剤としては、例えば、 テトラヒドロフラン、 1 , 2—ジメトキシェタン、メチノレー tーブチノレエーテノレ、シクロペン チノレメチノレエーテノレ、ジェチノレエーテノレ、ジイソプロピノレエーテノレ、ジブチノレエーテ ノレ、およびジシクロペンチルエーテル等のエーテル系溶剤;ベンゼンおよびトノレエン 等の芳香族炭化水素系溶剤;ヘプタンおよびへキサン等の脂肪族炭化水素系溶剤 ;またはこれらの混合溶剤等からなる群から選択される任意の溶剤を用いることがで きる。特に好ましい溶剤は、テトラヒドロフランである。
[0068] 上記ボロン酸エステルとしては、例えば、トリメチルポレート、トリイソプロピルボレート 等が挙げられる力 これらに限定されない。特に好ましいボロン酸エステルは、トリイソ プロピルボレートである。
[0069] 上記有機金属試薬としては、例えば、 n ブチルリチウム、 s ブチルリチウム等が 挙げられる力 S、これらに限定されない。特に好ましい有機金属試薬は、 n プチルリ チウムである。
[0070] 上記反応混合物を中和するために用いる酸としては、例えば、メタンスルホン酸、 p トルエンスルホン酸、塩酸 酢酸ェチル溶液、塩酸 メタノール溶液等が挙げられ るがこれらに限定されない。特に好ましい酸は、メタンスルホン酸、および塩酸 酢酸 ェチル溶液である。
[0071] 反応式 1の工程 A— 1の反応時間は、通常、用いた出発原料の種類、溶剤の種類 、有機金属試薬の種類、用いたボロン酸の種類、および反応温度によって異なり、当 業者であれば好ましい反応時間を容易に選択することができる。例えば、化合物(la )と有機金属試薬力も 78°C (反応容器の外温)にて調製したァニオン化した化合物 と、ボロン酸エステルとの混合物を、以下に示す温度にて;!〜 3時間撹拌する。さらに 、得られた混合物を以下に示す温度にて中和し、続いてジオールを加え、以下に示 す反応温度にて 10〜60分間撹拌する。
[0072] [化合物(la)をァニオン化して調製した化合物とボロン酸エステルとの反応の反応 温度]
化合物(la)をァニオン化して調製した化合物とボロン酸エステルとの反応の好まし い反応温度は、上述のとおり用いる出発原料の種類などに左右される力 本反応は 0°C〜室温 (反応容器の外温)、より好適には、室温で撹拌しながら行うことが好まし い。
[0073] [中和反応とジオールとの反応での反応温度]
化合物(la)をァニオン化して調製した化合物とボロン酸エステルとの反応で得られ た混合物を中和し、さらにジオールを添加するときの温度は、 20°C〜室温 (反応容 器の外温)であり、より好適には、 0°C (反応容器の外温)である。反応混合物にジォ ールを添加した後の反応温度は、 0°C〜室温 (反応容器の外温)であり、より好適に は、室温である。
[0074] [有機金属試薬およびボロン酸エステルの使用量]
化合物(la) 1モル当り、 0. 8〜; 1. 2モルの上記有機金属試薬を用いることが好まし
く、 0· 8〜1モルの有機金属試薬を用いることがさらに好ましい。
ボロン酸エステルは、化合物(la) 1モル当り、 0. 8〜; 1. 2モルを用いることが好まし く、 0. 9〜1モルを用いることがさらに好ましい。
[0075] 〔工程 A— 2〕
工程 A— 2は、溶剤中、化合物(3a)と塩基との反応により生成するァニオン化され た化合物と、化合物(2a)とを反応させ、続いてボタシゥム ハイドロゲンフルオリドぉ よびソジゥム ハイドロゲンフルオリド等から選択されるハイドロゲンフルオリド塩と反応 させることにより化合物(I)を製造する工程である。本工程は、より具体的には、後述 する実施例 A1〜A6に記載した反応条件、反応後操作、精製方法等を参考にして 行うことができ、さらに、当業者であれば用いる原料の種類などに応じて適宜適切な 反応条件および精製方法などを選択することができる。
[0076] 工程 A— 2の反応は、窒素、アルゴン等の不活性気体の気流下または雰囲気下で あ fiうこと力 Sでさる。
[0077] 化合物(3a)としては、市販されてレ、る化合物および公知の化合物、またはこれらの 化合物から公知の方法を用いて製造することができる化合物から選択される任意の 化合物を用いることができる。
[0078] 化合物(3a)と塩基との反応により調製された、ァニオン化された化合物が市販され てレ、る場合は、それをそのまま反応に用いることができる。
[0079] 化合物(3a)と反応させる上記塩基としては、例えば、水素化ナトリウム、ボタシゥム ビス(トリメチルシリル)アミド、水素化カリウムが挙げられ、水素化ナトリウムおよびポ タシゥム ビス(トリメチルシリル)アミドが特に好まし!/、。
[0080] 工程 A— 2において用いる溶剤としては、用いる出発原料をある程度溶解するもの であり、かつ、反応を阻害しないものであれば、特に制限されない。用いることのでき る溶剤としては、例えば、テトラヒドロフラン、 1 , 2—ジメトキシェタン、メチル t ブ チノレエーテノレ、シクロペンチノレメチノレエーテノレ、ジェチノレエーテノレ、ジイソプロピノレ エーテノレ、ジブチノレエーテノレ、およびジシクロペンチノレエーテノレ等のエーテノレ系溶 剤;ベンゼンおよびトルエン等の芳香族炭化水素系溶剤; N, N ジメチルホルムアミ ドおよび N メチルピロリジノン等のアミド系溶剤;ジメチルスルホキシド;ならびにこれ
らの混合溶剤等から選択される溶剤を用いることができる。特に好ましい溶媒は、テト ラヒドロフランおよび N, N ジメチルホルムアミドである。
[0081] 工程 A— 2の反応時間は、用いる出発原料の種類、用いる溶剤の種類、および用 いる試薬の種類、および用いる反応温度によって異なり、当業者であれば適宜好ま しい反応時間を選択できる。例えば、化合物(3a)を塩基によりァニオン化した後、以 下に示す温度にて 30〜60分間撹拌し、得られた混合物に化合物(2a)を加えた後、 以下に示す温度でさらに;!〜 12時間撹拌する。
[0082] [化合物(3a)を塩基によりァユオン化する反応の反応温度]
この反応の反応温度は、通常、用いる出発原料の種類、用いる溶剤の種類、反応 に用いる塩基の種類に左右され、当業者は適宜好ましい反応温度を選択することが できる。例えば、化合物(3a)を含む溶液に塩基を添加する時の温度は、 78°C〜 室温 (反応容器の外温)であり、より好適には、 0°C (反応容器の外温)である。
さらに、塩基添加後の反応温度は、 78°C〜70°C (反応容器の外温)であることが 好ましぐ 0°C〜室温 (反応容器の外温)であることがさらに好ましい。
[0083] [化合物(3a)をァユオン化して得られた化合物と化合物 (2a)との反応の反応温度] この反応の反応温度は、通常、用いる出発原料の種類、用いる溶剤の種類、反応 に用いる試薬の種類によって異なり、当業者は適宜好ましい反応温度を選択するこ とができる。例えば、化合物(2a)を反応混合物に添加する時の温度は、 0°C〜室温( 反応容器の外温)であり、より好適には、 0°C (反応容器の外温)である。
さらに、化合物(2a)を添加した後の反応温度は、 0°C〜100°C (反応容器の外温) であり、より好適には、 0°C〜70°C (反応容器の外温)である。
[0084] [ノヽイドロゲンフルオリド塩を加える反応での反応温度]
上述のように、化合物(3a)を塩基でァユオン化し、さらに化合物(2a)を加えて反応 させたのち、反応混合物にハイドロゲンフルオリド塩をさらに添加して反応させ、ポロ ン酸エステル残基をトリフノレオロボレート基に転換する。
この反応の反応温度は、通常、用いる出発原料の種類、用いる溶剤の種類、反応 に用いる試薬の種類に左右され、当業者は適宜好ましい反応温度を選択することが できる。例えば、ハイドロゲンフルオリド塩を反応混合物に添加する時の温度は、 0°C
〜室温 (反応容器の外温)であり、より好適には、 o°c (反応容器の外温)である。 ノ、イドロゲンフルオリド塩を反応混合物に添加した後の反応温度は、 o°c〜室温( 反応容器の外温)であり、より好適には、室温 (反応容器の外温)である。
[0085] [塩基の使用量]
化合物(3a)をァユオン化するために用いる上記塩基は、化合物(3a) 1モル当り、 1 〜2モル当量を用いることが好ましぐ;!〜 1. 8モル当量を用いることがさらに好ましい
[0086] [化合物(2a)と(3a)の使用量]
また、この反応にお!/、ては、化合物(2a) 1モル当り 1〜; 10モル当量の化合物(3a) を用いること力 S好ましく、 1〜; 1. 8モル当量の化合物(3a)を用いることがさらに好まし い。
[0087] [ハイドロゲンフルオリド塩の使用量]
上記ハイドロゲンフルオリド塩は、化合物(2a) 1モル当り、 2〜8モル当量を用いるこ と力 S好ましく、 2〜6モル当量を用いることがさらに好まし!/、。
[0088] [二量体の形成]
式 (I)における Rbが水素原子である場合、式 (I)で表される化合物 2分子が一つと なって、一般式 (Π)で表される二量体を形成することもできる。
[0089] [化 6]
[式中、 Raおよび Mは先にした定義と同義である。 ]
[0090] [テトラアルキルアンモニゥム塩およびテトラアルキルホスホニゥム塩の調製]
化合物(I)における Mがアルカリ金属イオンである場合は、この化合物(I)にさらに、 テトラアルキルアンモニゥム ヒドロキシドおよびテトラアルキルホスホニゥム ヒドロキ シド等から選択される反応剤を反応させることにより、 Mが [Ν Ο^1) (R2) (R3) (R4) ] + 、または [Ρ
アルキル基または c ァラルキル基を意味する。 )である化合物(I)に変換すること
ができる。本工程は、 Tetrahedron Letters, Vol. 42, pp. 9099— 9103に 記載された方法を参照して行うことができる。テトラアルキルアンモニゥム ヒドロキシド の例としては、テトラプチルアンモニゥム ヒドロキシドが挙げられる。また、テトラアル キノレホスホニゥム ヒドロキシドの例としては、テトラプチノレホスホニゥム ヒドロキシド力 S 挙げられる。
[0091] Mをアルカリ金属イオンからテトラアルキルアンモニゥム塩またはテトラアルキルアン モニゥム塩などに変換する反応に用いる溶剤としては、ジクロロメタンまたはクロロホ ルムと水との混合溶剤を用いることができる。
この塩交換反応の反応時間は、通常、室温 (反応容器の外温)で 1分から 30分であ り、好ましくは 1から 5分である。
また、塩交換反応の反応温度は、通常、 10〜50°Cであり、好ましくは室温 (いずれ も反応容器の外温)である。
[0092] 〔本発明のフルォロホウ素化合物を用いたアミノメチル化反応〕
上述したとおり、本発明の化合物(I)は芳香環のアミノメチル化剤として用いることが できる。この反応により、芳香環にアミノメチル基を一段階で導入することができる。以 下にこの反応について説明する。
[0093] 以下の反応式 2に本発明の化合物(I)をアミノメチル化剤として用いる芳香環のアミ ノメチル化反応のスキームを示した。
[化 7]
[0094] 反応式中に示した、 Ra、 Rb、 Mおよび Xは、先に式(I)の化合物に対して定義した 意味と同意義である。 Uはハロゲン基、トリフルォロメタンスルホニルォキシ基などの
脱離基を意味する。
化合物(lb)は、本発明のアミノメチル化剤とカップリング反応を起こしうる芳香環を 有する化合物を表す。本明細書においては、上記定義のとおり、芳香環には炭化水 素系芳香環、たとえば、ベンゼン環およびナフタレン環などとともに、ヘテロァリール 環、たとえば、ピロール、ピリジン、及びキノリンなどが含まれる。
[0095] [工程 B— 1]
反応式 2の工程 B— 1は、適切な溶剤中、芳香環を有する化合物(lb)とフルォロホ ゥ素化合物(I)とをカップリング反応させることにより化合物(2b)を製造する工程であ る。以下の説明の都合上、反応式 2には化合物(I)のみを示している力 化合物(I) に代えて、化合物(II)または化合物(III)を芳香環のアミノメチル化反応に用いること もできる。
[0096] 芳香環を有する化合物(lb)としては、市販されて!/、る化合物および公知の化合物 、またはこれらの化合物から公知の方法を用いて製造することができる化合物から選 択される任意の化合物を用いることができる。
[0097] 本カップリング反応は、この反応の触媒として有効な金属触媒の存在下で行う。金 属触媒としては、例えばパラジウム金属、白金金属、ニッケル金属、ロジウム金属およ びイリジウム金属等の金属、ならびにこれらから選択される金属を含む化合物が挙げ られる。金属触媒としては、ノ ラジウム触媒が好ましい。パラジウム触媒の具体例とし ては、酢酸パラジウム(II)、トリス(ジベンジリデンアセトン)ジパラジウム(0)、パラジゥ ム カーボン、ビス(トリフエニルホスフィン)パラジウム(Π)クロリド、ビス(トリ- 1-ブチル ホスフィン)パラジウム(0)、テトラキス (トリフエュルホスフィン)パラジウム(0)、 1 , 一 ビス(ジフエニルホスフイノフエ口セン)ジクロロパラジウム(Π)等が挙げられ、酢酸パラ ジゥム(Π)が特に好ましい。
上記金属触媒は、芳香環を有する化合物(lb) 1モル当り、 0. 001-0. 5モル当量 を用いることが好ましぐ 0. 05-0. 2モル当量を用いることがさらに好ましい。
[0098] 本カップリング反応は、上記金属触媒とともに、塩基およびホスフィン化合物の存在 下で行うことが特に好ましい。
[0099] 上記塩基としては、例えば、ポタシゥムホスフェートトリベーシック、炭酸セシウム、お
よびセシウムフルオリド等が挙げられるが、なかでも炭酸セシウムおよびポタシゥムホ スフェートトリベーシックが好ましレ、塩基である。
塩基は、本発明のフルォロホウ素化合物(1)、 (Π)または(III)の 1モル当り、;!〜 4モ ル当量を用いることが好ましぐ 2〜3モル当量を用いることがさらに好まし!/、。
[0100] 上記ホスフィン化合物としては、例えば、トリフエニルホスフィン、トリ一 o トリルホス フィン、トリ一 t ブチルホスフィン、トリシクロへキシルホスフィン、ジフエニルホスフイノ フエ口セン、 2 ジシクロへキシルホスフィノー 2' , 6 '—ジメトキシビフエニル、 2 ジシ クロへキシルホスフィノー 2' , 4' , 6, 一トリイソプロピルビフエニル、 2 ジ一 t ブチ ノレホスフイノ一 2' , 4' , 6, 一トリイソプロピルビフエニル、 2 ジ一 t ブチルホスフイノ ビフエニル、 2—ジシクロへキシルホスフィノビフエニル、 2—ジシクロへキシルホスフィ ノ一 2' - (N, N ジメチルァミノ)ビフエニル、 2—ジ一 t ブチルホスフイノ一 2' - ( N, N ジメチルァミノ)ビフエニル、 2, 2, 一ビス(ジフエニルホスフイノ)一 1 , 1, 一ビ ナフチル、 1 , 2—ビス(ジフエニルホスフイノ)ェタン、 1 , 3—ビス(ジフエニルホスフィ ノ)プロパン、 1 , 4 ビス(ジフエニルホスフイノ)ブタン、等が挙げられる力 2—ジシク 口へキシルホスフィノー 2' , 6 '—ジメトキシビフエニルが特に好ましい。
ホスフィン化合物は、フルォロホウ素化合物(1)、 (Π)または(III) 1モル当り、 0. 001 〜3モル当量を用いることが好ましぐ 0· 05-0. 8モル当量を用いることがさらに好 ましい。
[0101] 工程 B— 1においては、化合物(lb) 1モル当り、化合物(I)を 1〜3モル当量を用い ること力 S好ましく、 1〜2モル当量を用いることがさらに好ましい。なお、化合物(I)に代 えて化合物 (II)または (III)を用レ、た場合も同様である。
[0102] 工程 B—1を行う場合には溶剤を用いてもよぐ用いる溶剤としては、出発原料をあ る程度溶解可能であり、かつ、反応を阻害しないものであれば、特に制限はない。ェ 程 B—1に用いることができる溶媒の例としては、テトラヒドロフラン、 1 , 2—ジメトキシ ェタン、メチノレー tーブチノレエーテノレ、シクロペンチノレメチノレエーテノレ、ジェチノレエ一 テノレ、ジイソプロピルエーテル、ジブチルエーテルおよびジシクロペンチルエーテノレ 等のエーテル系溶剤;ベンゼンおよびトルエン等の芳香族炭化水素系溶剤;ヘプタ ンおよびへキサン等の脂肪炭化水素系溶剤; N, N ジメチルホルムアミドおよび N
メチルピロリジノン等のアミド系溶剤;ジメチルスルホキシド;ならびにこれらの混合 溶剤等を挙げることができ、特に好ましい溶剤は 1 , 4 ジォキサンまたはトルエンで ある。
[0103] 工程 B— 1の具体的な反応条件、反応の後処理、および精製方法は、後述する実 施例 B1〜B9に記載した条件を参考にすることにより当業者によって容易に決定する こと力 Sできる。また、実施例に示した以外の出発物質およびアミノメチル化剤を用いる 場合でも、当業者であれば容易にその反応実施のために最適な条件を決定すること ができる。
[0104] 工程 B— 1の反応温度および反応時間は、用いる出発原料の種類、用いる溶剤の種 類、反応に用いる試薬の種類に左右されるが、当業者は容易に最適な反応温度お よび反応時間を決定できる。反応温度は、一般に、 50〜; 140 (反応容器の外温)であ ること力 S好ましく、 95〜; 105 (反応容器の外温)であることがさらに好ましい。一般には 、全ての原料を混合した後、撹拌下で 1〜72時間反応を行うことが好ましぐ 4〜20 時間反応を行うことがさらに好ましい。
[0105] 本反応は、窒素、アルゴン等の不活性気体の気流下または雰囲気下でも行うことが できる。
[0106] 工程 B— 1の反応によって、化合物(lb)の芳香環にアミノメチル基が導入された化 合物(2b)が得られる。
[0107] [工程 B— 2]
工程 B— 2は、芳香環がアミノメチル化された化合物(2b)において、 Raがァミノ基 の保護基であり且つ Rbが水素原子である場合、または Raおよび Rbがともにアミノ基 の保護基である場合に、 Raまたは、 Raおよび Rbを脱保護し、一級アミノメチル基を 有する化合物(3b)を得る工程である。本工程は任意選択で行うことができる。また、 Raまたは Rbのいずれか一方がァミンの保護基であり、他方が例えば C アルキル
1 -6 基である場合も、工程 B— 2と同様の方法によって保護基を除去し、二級アミノ基を有 する化合物を得ることができる。
[0108] 工程 B— 2は、ァミノ基の保護基の公知の除去方法を用いて行うことができる。例え ば、 Raが t ブトキシカルボニル基である場合には、 Synthesis, pp. 66— 68, 19
99などに記載された方法を用いてァミノ基の脱保護を行うことができる。また、 Raが ホルミル基を意味する場合には、 Tetrahedron Letters, Vol. 33, pp. 8125— 8126などに記載された方法を用いてァミノ基の脱保護を行うことができる。また、 Ra および Rbが、それらが結合する窒素原子と一緒になつてフタルイミド基を形成して!/ヽ る場合 ίこ (ま、 Tetrahedron, Vol. 60, pp. 4773— 4780などこ記載の方法を用 Vヽてァミノ基の脱保護を行うことができる。
[0109] [工程 B— 3]
工程 B— 3は溶剤中、芳香環を有する化合物(lb)とフルォロホウ素化合物(I)とを 反応させることにより、化合物(3b)をワンポットで製造する工程である。
工程 B— 3にお!/、ては、上記工程 B— 1と同様の条件により化合物(lb)と化合物(I )のカップリング反応を行い、次いで、生成物を単離せずに反応系内でアミン保護基 の脱保護を行うことにより、化合物(3b)を直接得ることができる。ァミン保護基の脱保 護の最適条件は、保護基の種類によって変わるが、上記工程 B— 2で示した参考文 献に記載された条件などを参考にしてアミン基の脱保護を行うことができる。アミン基 の好ましい脱保護条件としては、化合物(lb)と (I)とのカップリング反応終了後に、反 応系内にヒドラジン ハイドレートなどのヒドラジン化合物を加える方法、反応系内の 塩基性を上げる方法、あるいは反応系を酸性にする方法、などを挙げることができる
[0110] ヒドラジン化合物を用いるァミンの脱保護は、後述する実施例 B1から B3に記載した 反応条件、反応の後処理および精製方法を参考にして行うことができる。この場合、 反応混合物にメタノールなどのアルコール系溶剤を添加してァミン保護基の脱保護 を ffうことちできる。
[0111] ヒドラジン化合物によるァミンの脱保護に必要な反応時間は、保護基の種類、用い る溶剤の種類、脱保護に用いるヒドラジン化合物の種類、および反応温度によって変 動しうる力 適切な反応時間は当業者が容易に定めることができる。この反応時間は 、通常は、 50 100°C (反応容器の外温)において、撹拌下、 30分間〜 2時間である
[0112] ヒドラジン化合物による脱保護の場合の反応温度は、通常、出発原料、溶剤、その
他反応に用いる試薬によって異なり、適宜選択されるが、好適には、 50°C〜; 100°C ( 外温)である。
[0113] 上記各方法または各工程において、反応終了後に反応混合物から目的化合物を 常法に従って単離することができる。
例えば、加熱条件下で反応が終了した後に反応混合物全体が液体の場合は、反 応混合物を所望により室温に戻すか、冷却 (氷冷〜 78°C)下で、適宜、反応混合 物に酸またはアルカリを加えて中和し、および/または酸化剤もしくは還元剤を加え る。次いで、水と酢酸ェチルのように互いに混和せずかつ目的化合物と反応しない 有機溶剤をさらに加え、 目的化合物を含む層を分離する。次に、 目的化合物を含む 層と相溶性がなく且つ目的化合物と反応しない溶剤を加え、 目的化合物を含む層を 洗浄し分離する。この層が有機層であれば、無水硫酸マグネシウムまたは無水硫酸 ナトリウム等の乾燥剤を用いて乾燥し、乾燥剤を除去後、溶剤を留去することにより、 目的化合物を得ること力 Sできる。また、 目的化合物を含む層が水層であれば、電気的 に脱塩した後、凍結乾燥することにより、 目的化合物を得ること力 Sできる。
[0114] また、反応混合物全体が液体である場合は、常圧または減圧下、 目的化合物以外 の物質 (例えば、溶剤および試薬等)を留去することのみにより、 目的化合物を得るこ とが可能な場合もある。
また、反応混合物全体が液体である場合は、反応混合物を種々のクロマトグラフィ 一(薄層クロマトグラフィーまたはカラムクロマトグラフィー等)を用いることにより精製し
、 目白勺ィ匕合物を得ること力 Sできる。
[0115] 目的化合物のみが固体として反応時に反応混合物中に析出した場合、または、反 応混合物の処理途中で目的化合物のみが固体として析出した場合は、まず、ろ過法 により目的化合物をろ取し、ろ取した目的化合物を適当な有機溶剤または水などの 無機溶剤で洗浄し、さらに乾燥する。続いて所望により、濾過操作で得られた母液を 上記反応混合物全体が液体の場合と同様に処理することにより、 目的化合物をさら に回収することができる。
[0116] また、 目的化合物以外の試薬および触媒の少なくとも一方または両者が固体として 存在するか、または、反応終了時に反応混合物全体が液体の場合であって、後処理
の過程で試薬および触媒の少なくとも一方または両者が固体として析出した場合で あって、かつ、 目的化合物が溶液に溶解している場合は、まず、ろ過法により試薬お よび/または触媒をろ過により分離し、分離した試薬または触媒を適当な有機または 無機溶剤で洗浄し、得られる洗浄液を母液と合わせて得られる混合液を、上記反応 混合物全体が液体の場合と同様に処理することにより、 目的化合物を得ることができ 反応混合物に含まれる目的化合物以外のものが次工程の反応を阻害しない場合 は、 目的化合物を単離することなぐそのまま次の工程に使用することもできる。
[0117] 上記反応式 1または 2にしたがって製造した目的化合物は、適宜、任意選択で、再 結晶法、各種クロマトグラフィー法、蒸留法を使用し、その純度を高めることができる。
[0118] 目的化合物が固体の場合、通常、再結晶法により目的化合物の純度を向上させる ことができる。再結晶法に用いる溶剤としては、 目的化合物と反応しない単一溶剤ま たは複数の溶剤の混合物を用いることができる。具体的には、まず目的化合物と反 応しない溶剤中に、室温または加熱下に目的化合物を溶解する。得られる溶液を氷 水等で冷却する力、または室温にて放置することにより、その溶液から目的化合物を晶 出させること力 Sでさる。
[0119] 得られた目的化合物が液体の場合は、各種クロマトグラフィー法を用いて、 目的化 合物の純度を向上させることができる。クロマトグラフィーには、例えば、メルク社製シ リカゲル 60 (70— 23011½31または340— 40011½31 )または関東化学株式会社製シ リカゲノレ 60 (0. 040-0. 050mm)などの弱酸性のシリカゲル類を用いることができ る。 目的化合物が酸性下で不安定な場合は、関東化学株式会社製中性シリカゲル 6 0N (0. 10-0. 21mm)等を用いることもできる。 目的化合物が塩基性を有する場合 等は、富士シリシァ化学株式会社製のプロピルアミンコーティングシリカゲル (NH— シリカゲルカラムクロマトグラフィー)(200— 350mesh)等を用いることもできる。また 、 目的化合物が双性イオンの構造を有する場合またはメタノール等の高極性溶剤で の溶出が必要な場合等は、ナム研究所製 NAM— 200Hまたは NAM— 300Hを用 いることもできる。これらのシリカゲルを用いたクロマトグラフィーを用いて、 目的化合 物と反応しな!/、単一溶剤または複数の溶剤の混合液で目的化合物を溶出させ、 目
的化合物を含むフラクション力 溶剤を留去することにより、純度が向上した目的化 合物を得ること力 Sできる。
[0120] 得られた目的化合物が液体の場合は、蒸留法によって目的化合物の純度を向上さ せることもできる。蒸留法においては、 目的化合物を室温または加熱下に減圧するこ とにより、 目的化合物を留出させて精製することができる。
[0121] 上述のとおり、本発明の化合物(I)及び (III)を製造方法として、反応式 1に例示した 方法が代表的なものである。さらに、化合物(I)の Raおよび Rbの少なくとも 1つが水 素原子である化合物からは二量体が形成されうる。二量体の形成例は、後述する実 施例 A— 4に示す。
[0122] 本発明の化合物を製造するために用いる原料化合物および各種試薬は、塩や水 和物あるいは溶媒和物を形成していてもよぐその形態は出発原料および使用する 溶媒等により異なってよぐまた目的とする反応を阻害しない限り特にその形態は限 定されない。
用いる適切な溶媒の種類も、出発原料、試薬等の種類によって左右されるが、 目的 とする反応を阻害せず且つ出発物質をある程度溶解するものであれば特に限定され ないことは言うまでもない。適切な溶媒を選択することは当業者にとってきわめて容易 である。
[0123] 本発明に係る化合物(I)がフリー体として得られる場合は、所望により、化合物(I) をその塩またはそれらの溶媒和物に常法に従って変換してもよい。
また、化合物(I)が溶媒和物として得られる場合は、いったんフリーアミンにしてから 改めて塩や溶媒和物にすることができる。
[0124] また、本発明に係る化合物(I)につ!/、て得られる種々の異性体 (例えば幾何異性体 、光学異性体、回転異性体、立体異性体、および互変異性体、等)は、通常の分離 手段、例えば、再結晶、ジァステレオマー塩法、酵素分割法、種々のクロマトグラフィ 一(例えば薄層クロマトグラフィー、カラムクロマトグラフィー、ガスクロマトグラフィー等 )を用いることにより精製し、単離すること力 Sできる。
実施例
[0125] 〔実施例〕
以下、実施例に基づいて、本発明をさらに詳細に説明するが、本発明はこれらの実 施例に限定されるものではない。
なお、以下の実施例において、製造例 1および 2は、上記反応式 1の工程 A— 1の 実施例である。また、実施例 A1〜A6は、上記反応式 1の工程 A— 2の実施例である 。さらに、実施例 B1〜B9は、上記反応式 2に従う実施例である。
また、以下の記載中、反応温度を表す (外温)とは、反応容器の外部温度をいう。ま た(内温)とは、反応容器の内部温度をいう。
[0126] (製造例 1) 2— (クロロメチル) 4 , 4 , 5 , 5 テトラメチル一 1 , 3 , 2—ジォキサボ口 ランの合成
[化 8]
[0127] トリイソプロピルボレート(15ml、 65mmol)、クロロヨ一ドメタン(13g、 72mmol)お よびテトラヒドロフラン(78ml)の混合物に 78°C (外温)で n ブチルリチウム (1. 6 M n へキサン溶液、 41ml、 65mmol)を 20分間かけて滴下して加え、次いで得ら れた混合物を、室温で 2. 5時間攪拌した。反応混合物を 0°C (外温)に冷却して、同 温度で 4N塩酸 酢酸ェチル溶液を反応混合物が中性になるまで滴下した。同温度 で反応混合物にピナコール(7. 7g、 65mmol)を加え、次いで、反応混合物を室温 で 40分間攪拌した。減圧下で溶媒を溜去した後、得られた残渣を減圧蒸留(63— 7 0°C、 l lmmHg)することにより標記化合物 (9· 2g、 52mmol、 81 %)を得た。
'H-NMR Spectrum (CDC1 ) δ (ppm): 1 · 30(12Η, s), 2·97(2Η, s)。
[0128] (製造例 2) 2—(ブロモメチル) 4 , 4 , 5 , 5—テトラメチルー 1 , 3 , 2—ジォキサボ
[化 9]
トリイソプロピノレポレート(20g、 l lOmmol)、ジブロモメタン(8. 6ml, 120mmol)
の混合物に、 - 78°C (外温)で n ブチルリチウム (
2. 6M n へキサン溶液、 39ml、 lOOmmol)を 1. 5時間かけて滴下して加え、次 いで、反応混合物を同温度で 1. 5時間攪拌した。次いで得られた混合物を、室温で 2時間攪拌したのち、 0°C (外温)に冷却して反応混合物にメタンスルホン酸(6. 5ml 、 lOOmmol)を加え、次いで反応混合物を室温で 1時間攪拌した。得られた混合物 を 0°C (外温)に冷却し、反応混合物にピナコール(12g、 lOOmmol)を加え、次いで 、反応混合物を室温で 1時間攪拌した。減圧下で溶媒を反応混合物から溜去した後 、得られた残渣を減圧蒸留(74— 76°C、 8mmHg)することにより標記化合物 (16g、 72mmol、 68%)を得た。
'H-NMR Spectrum (CDC1 ) δ (ppm): 1·29(12Η, s), 2·59(2Η, s)。
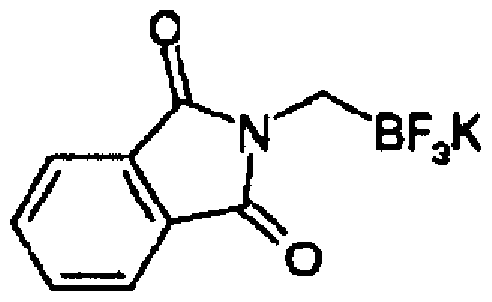
(実施例 Α1) ソジゥム 1 , 3—ジォキソ一 1 , 3—ジヒドロ一イソインドール一 2—ィル メチル トリフルォロボレートの合成
[化 10]
ソジゥム ハイドライド(66%、 84mg、 2. 3mmol)、テトラヒドロフラン (2. 5ml),およ び N, N ジメチルホルムアミド (0· 5ml)の混合物に 0°C (外温)でフタルイミド(340m g、 2. 3mmol)、 2— (クロロメチル) 4, 4, 5, 5 テトラメチル一 1 , 3, 2 ジォキサ ボロラン(410mg、 2. 3mmol)、テトラヒドロフラン (2. 5ml),および N, N ジメチノレ ホルムアミド (0. 5ml)の混合物を滴下して加えた。得られた混合物を室温で終夜攪 拌した。反応混合物に 0°C (外温)でテトラヒドロフラン(5ml)とソジゥム ノ、イドロゲン フノレオリド(720mg、 12mmol)を加え、次いで同温度で水(10ml)を滴下して加えた 。反応混合物を室温でさらに 1時間攪拌後、減圧下で溶媒を溜去した。得られた残 渣にアセトン(100ml)を加え、還流温度まで加熱した。反応混合物を 40°C程度(内 温)まで放冷後、ろ過した。ろ液力 減圧下で溶媒を溜去した後、残渣を酢酸ェチル
とテトラヒドロフランの混合溶媒(2 : 1)で洗浄し、標記化合物 (240mg、 42%)を得た。
'H-NMR Spectrum (DMSO- d ) δ (ppm): 2·56(2Η, q, J=5.1Hz), 7·74(4Η, s)。
6
(実施例 A2) ポタシゥム 1 , 3 ジォキソ 1 , 3 ジヒドローイソインドールー 2 ィ ノレメチル トリフルォロボレートの合成
[化 11]
[0133] フタルイミド ポタシゥム ソルト(2. 8g、 15mmol)とジメチルスルホキシド(20ml)の 混合物に室温で 2 (クロロメチル)—4, 4, 5, 5 テトラメチルー 1 , 3, 2 ジォキサ ポロラン(55%、 3. 3g、 lOmmol)を滴下して加えた。得られた混合物を 70°Cで 1時 間攪拌した。反応混合物を室温に冷却し、同温度でボタシゥム ノ、イドロゲンフルオリ ド(3. 9g、 51mmol)を加え、次いで同温度で水(20ml)を滴下して加えた。生成し た固体をろ過により除去し、ジメチルスルホキシド以外の溶媒を減圧下で溜去した。 得られた残渣を、ジェチルエーテルとテトラヒドロフランの混合溶媒(1: 1)で洗浄し、 さらに残渣にアセトン(200ml)を加え、還流温度まで加熱した。反応混合物をろ過し 、ろ液から減圧下で溶媒を溜去した後、残渣を酢酸ェチルで洗浄し、標記化合物 (6 8mg、 3%)を得た。
'H-NMR Spectrum (DMSO— d ) δ (ppm): 2.51— 2·54(2Η, m), 7·74(4Η, s)。
6
[0134] (実施例 A3) ソジゥム (ジホルミルァミノ)メチル トリフルォロボレートの合成
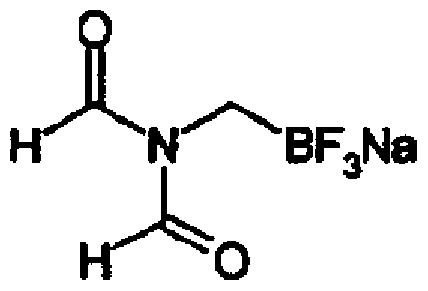
[化 12]
[0135] ジホノレミノレイミド ソジゥム ソノレト(240mg、 2. 5mmol)とテトラヒドロフラン(10ml) の混合物に室温で 2 (ブロモメチル) 4, 4, 5, 5 テトラメチルー 1 , 3, 2 ジォ キサボロラン(92%、 300mg、 1. 3mmol)を滴下して加えた。得られた混合物を 60
°C (外温)で 20分間攪拌した。反応混合物に 60°C (外温)でァセトニトリル (10ml)を 加え、同温度で終夜攪拌した。次に反応混合物を o°c (外温)に冷却し、同温度でソ ジゥム ハイドロゲンフルオリド(310mg、 5. Ommol)を加え、次いで同温度で水(15 ml)を滴下して加えた。反応混合物から減圧下で溶媒を溜去した。得られた残渣に アセトン メタノール(20 : 1)の混合溶媒(30ml)を加えてろ過した。ろ液から減圧下 で溶媒を溜去した後、得られた残渣をアセトンで洗浄し、標記化合物 (197mg)をクル ード体として得た。本化合物はこれ以上の精製をせずに次の反応にそのまま用いた
MS m/e (ESI) 154(M - Na)。
[0136] (実施例 A4) ジソジゥム 1 , 4 ビス(t ブトキシカルボニル) 2, 2, 5, 5 テトラ フルオロー 1 , 4, 2, 5 ジァザジボリナン 2, 5 ジゥイドの合成
[化 13]
[0137] ソジゥム ハイドライド(66%、 91mg、 2· 5mmol)とテトラヒドロフラン (10ml)の混合 物に 0 (外温)でジー t ブチル イミノジカルボキシレート(540mg、 2. 5mmol)を加 え、同温度で 15分間攪拌した。反応混合物に同温度で 2—(プロモメチル)— 4, 4, 5, 5 テトラメチルー 1 , 3, 2 ジォキサボロラン(300mg、 1. 3mmol)を加え、得ら れた混合物を 60 (外温)で終夜攪拌した。反応混合物に 0 (外温)でソジゥム ノ、イド ロゲンフルオリド(310mg、 5mmol)を加え、次いで同温度で水(10ml)を滴下して 加えた。反応混合物を室温で 10分間攪拌後、減圧下で溶媒を溜去した。得られた 残渣にアセトン メタノール(20 : 1 )の混合溶媒(30ml)を加えてろ過した。ろ液から 減圧下で溶媒を溜去した後、得られた残渣を酢酸ェチルで洗浄し、標記化合物 (18 Omg、 72%)を得た。
'H-NMR Spectrum (DMSO- d ) δ (ppm): 1.42(18H, s), 2.28(4H, t, J=8.1Hz)0
[0138] (実施例 A5) ポタシゥム モルホリン 4ーィルメチル トリフルォロボレートの合成
[化 14]
[0139] 2 (ブロモメチル) 4, 4, 5, 5 テトラメチルー 1 , 3, 2 ジォキサボロラン(1. 0
(外温)でトリエチルァミン(0
. 70ml, 5. Ommol)を滴下して加え、次いでこの反応混合物にさらにモルホリン(0. 40ml, 4. 5mmol)を滴下して加えた。得られた混合物を同温度で 20分間攪拌した 。次に、同温度で反応混合物に 5N水酸化ナトリウム水溶液(0. 91ml, 4. 5mmol) を加え、減圧下で溶媒を溜去した。得られた残渣にメタノール(15ml)を加え、室温 でポタシゥム ハイドロゲンフルオリド(1. lg、 14mmol)を加え、次いで同温度で水( 1. 5ml)を滴下して加えた。反応混合物を室温で 20分間攪拌後、減圧下で溶媒を 溜去した。得られた残渣にアセトン(100ml)とメタノール (4ml)を加え、還流温度ま で加熱した。この混合物を室温まで放冷後、ろ過した。ろ液から減圧下で溶媒を溜去 した後、得られた残渣を酢酸ェチルで洗浄し、標記化合物 (144mg)をクルード体とし て得た。本化合物はこれ以上の精製をせずに次の反応にそのまま用いた。
(実施例 A6) ポタシゥム ピロリジン 1ーィルメチル トリフルォロボレートの合成 [化 15]
[0141] 2—(ブロモメチル) 4, 4, 5, 5 テトラメチルー 1 , 3, 2 ジォキサボロラン(540m
(外温)でトリエチルァミン(0·
63ml, 4. 5mmol)を滴下して加え、次いで反応混合物にピロリジン(0. 38ml, 4. 5 mmol)を滴下して加えた。得られた混合物を室温で 2時間攪拌した。同温度で反応 混合物に 5N水酸化ナトリウム水溶液(0. 45ml, 2. 3mmol)を加え、減圧下で溶媒 を溜去した。得られた残渣に 0 (外温)でメタノール(15ml)を加え、室温でポタシゥム ハイドロゲンフルオリド(0· 71g、 9. Ommol)を加え、次いで同温度で水(3ml)を滴 下して加えた。反応混合物を室温で 10分間攪拌後、減圧下で溶媒を溜去した。得ら
れた残渣にアセトン(100ml)とメタノール(5ml)を加え、ろ過した。ろ液から減圧下で 溶媒を溜去した後、得られた残渣を酢酸ェチルで洗浄し、標記化合物 (188mg)をク ルード体として得た。
'H-NMR Spectrum (DMSO— d ) δ (ppm): 1.82-1.95(6H, m), 1.97(2H, q, J=5.0Hz), 3.
6
09(4H, br s)。
(実施例 B 1) C ビフエ二ノレ 4 ィル メチノレアミン(C-Biphenyト 4- y卜 methylami ne)の合成
[化 16]
[0143] 4 クロロビフエニル (15mg、 0· 079mmol)と 1 , 4 ジォキサン(lml)の混合物に 、室温で水(0. lml)、炭酸セシウム (0. 16g、 0. 48mmol)、ソジゥム 1 , 3 ジォキ ソ 1 , 3 ジヒドローイソインドールー 2 ィルメチル トリフノレオロボレート (40mg、 0 . 16mmol)、酢酸パラジウム(ΙΙ) (1 · 8mg、 0. 0079mmol)および 2 ジシクロへキ シルホスフイノ一 2 ' , 6, 一ジメトキシビフエニル (6. 5mg、 0. 016mmol)をカロえ、次 いで、得られた反応混合物を 100°C (外温)で終夜攪拌した。反応混合物を室温に 冷却後、これにヒドラジン ハイドレート (40mg、 0. 79mmol)とメタノール(2ml)を加 え、 30分間加熱還流した。反応混合物を室温に冷却後、これに水と酢酸ェチルを加 え、セライトを用いてろ過した。ろ液の有機層を分離し、有機層を飽和食塩水で洗浄 した。有機層から減圧下で溶媒を溜去した後、得られた残渣を NH シリカゲルカラ ムクロマトグラフィー(酢酸ェチル)にて精製し、標記化合物(7· 7mg、 53%)を 2 ' - (ジシクロへキシル一ホスフイノィル) 2, 6 ジメトキシ一ビフエニル(3· 8mg)との 混合物として得た。
'H-NMR Spectrum (DMSO- d ) δ (ppm): 3·76(2Η, s), 7·34(1Η, t, J=7.3Hz), 7.41-7
6
• 47(4H, m), 7.59— 7·66(4Η, m)。
[0144] (実施例 B2) 2 メトキシ—ベンジルァミン(2-Methoxy-benzylamine)の合成
[化 17]
[0145] 2 ブロモア二ソール (0· 020ml, 0. 16mmol)と 1 , 4 ジォキサン(2ml)の混合物 に、水(0. 2ml)、炭酸セシウム (0. 32g、 0. 97mmol)、ソジゥム 1 , 3 ジォキソ一 1 , 3 ジヒドローイソインドールー 2 ィルメチル トリフルォロボレート (81mg、 0. 3 2mmol)、酢酸パラジウム(Π) (3· 6mg、 0. 016mmol)および 2 ジシクロへキシノレ ホスフィノー 2, , 6, 一ジメトキシビフエニル (13mg、 0. 032mmol)をカロえ、次いで、 得られた反応混合物を 95 (外温)で終夜攪拌した。反応混合物を室温に冷却後、ヒド ラジン ハイドレート (0. 039ml, 0. 81mmol)とメタノール(2ml)を加え、反応混合 物を 1時間加熱還流した。反応混合物を室温に冷却後、反応混合物に水と酢酸ェチ ルを加え、セライトを用いてろ過した。ろ液の有機層を分離し、有機層を飽和食塩水 で洗浄した。有機層から減圧下で溶媒を溜去した後、得られた残渣を NH シリカゲ ルカラムクロマトグラフィー(ヘプタン:酢酸ェチル = 1: 4)にて精製し、標記化合物(4 . lmg、 19%)を 2 '— (ジシクロへキシル一ホスフイノィル) 2, 6 ジメトキシ一ビフ ェニル(6. 2mg)との混合物として得た。
'H-NMR Spectrum (CDC1 ) δ (ppm):3.81(2H, s), 3·85(3Η, s), 6·87(1Η, d, J=8.1Hz),
6.91(1H, dt, J=l. l, 7.3Hz), 7.20- 7·25(2Η, m)。
[0146] (実施例 B 3) C ビフエ二ノレ 3 ィル メチノレアミン(C-Biphenyl-3-y卜 methylami ne)の合成
[化 18]
[0147] 3 ブロモビフエ二ノレ (0· 020ml, 0. 12mmol)と 1 , 4 ジォキサン(1. 5ml)の混 合物に、水(0· 15ml)、ポタシゥム ホスフェート トリベーシック n—ハイドレート (17
Omg、 0. 72mmol)、ソジゥム 1 , 3 ジォキソ 1 , 3 ジヒドローイソインドーノレー2 ーィルメチル トリフノレオロボレート (60mg、 0. 24mmol)、酢酸パラジウム(Π) (2· 7 mg、 0. 012mmol)および 2 ジシクロへキシルホスフィノー 2 ' , 6 '—ジメトキシビフ ェニル (9. 9mg、 0. 024mmol)を加え、次いで、得られた反応混合物を 94°C (外温 )で終夜攪拌した。反応混合物を室温に冷却後、ヒドラジン ノ、イドレート (48mg、 0. 96mmol)とメタノール(2ml)を加え、反応混合物を 40分間加熱還流した。反応混合 物を室温に冷却後、反応混合物に酢酸ェチルと水を加え、セライトを用いてろ過した 。ろ液の有機層を分離し、有機層を飽和食塩水で洗浄した。有機層から減圧下で溶 媒を溜去した後、得られた残渣を NH シリカゲルカラムクロマトグラフィー(酢酸ェチ ル)にて精製し、標記化合物(l lmg、 51 %)を 2 ' - (ジシクロへキシル一ホスフイノィ ル) 2, 6 ジメトキシ一ビフエニル(7. 8mg)との混合物として得た。
'H-NMR Spectrum (CDC1 ) δ (ppm): 3·95(2Η, s), 7.30- 7·37(2Η, m), 7·40- 7·50(4Η
, m), 7.54- 7·55(1Η, m), 7.59- 7·61(2Η, m)。
(実施例 Β4) 2—ビフエ二ルー 4ーィルメチルーイソインドールー 1 , 3—ジオン(2-Bi phenyl-4-ylmethyl-isoindole-l,3-dione)の合成
[化 19]
4 クロロビフエニル (15mg、 0. 079mmol)と 1 , 4 ジォキサン(lml)の混合物に 、室温で水(0. lml)、炭酸セシウム (0. 16g、 0. 48mmol)、ソジゥム 1 , 3 ジォキ ソ 1 , 3 ジヒドローイソインドールー 2 ィルメチル トリフノレオロボレート (40mg、 0 . 16mmol)、酢酸パラジウム(ΙΙ) (1 · 8mg、 0. 0079mmol)および 2 ジシクロへキ シルホスフイノ一 2 ' , 6, 一ジメトキシビフエニル (6. 5mg、 0. 016mmol)をカロえ、次 いで、得られた反応混合物を 100°C (外温)で終夜攪拌した。反応混合物を室温に 冷却後、反応混合物に水と酢酸ェチルを加え、セライトを用いてろ過した。ろ液の有 機層を分離し、有機層を飽和食塩水で洗浄した。有機層から減圧下で溶媒を溜去し
た後、得られた残渣をシリカゲルカラムクロマトグラフィー(ヘプタン:酢酸ェチル =40 : 1)にて精製し、標記化合物(14mg、 56%)を得た。
'H-NMR Spectrum (DMSO- d ) δ (ppm): 4·82(2Η, s), 7.33- 7·37(1Η, m), 7.39—7.47
(4H, m), 7.61-7.64(4H, m), 7·86_7·93(4Η, m)。
[0150] (実施例 B 5) N -ビフエ二ノレ 4 ィルメチル ホルムアミド(N-Bipheny卜 4-ylmeth yト formamideノの合成
[化 20]
[0151] 4—クロロビフエニル (30mg、 0. 16mmol)と 1 , 4—ジォキサン(1. 5ml)の混合物 に、室温で水(0. 15ml)、炭酸セシウム (0. 31g、 0. 95mmol)、ソジゥム (ジホノレミ ルァミノ)メチル トリフルォロボレート (クルード体、 94mg)、酢酸パラジウム(II) (3. 6 mg、 0. 016mmol)および 2 ジシクロへキシルホスフィノー 2 ' , 6 '—ジメトキシビフ ェニル (13mg、 0. 032mmol)を加え、次いで、得られた反応混合物を 100°C (外温 )で終夜攪拌した。反応混合物を室温に冷却後、反応混合物に水と酢酸ェチルを加 え、セライトを用いてろ過した。ろ液の有機層を分離し、有機層を飽和食塩水で洗浄 した。有機層から減圧下で溶媒を溜去した後、得られた残渣をシリカゲルカラムクロ マトグラフィー(ヘプタン:酢酸ェチル = 1 : 4)にて精製し、標記化合物(2· 0mg、 6% )を得た。
'H-NMR Spectrum (CDC1 ) δ (ppm): 4·55(2Η, d, J=5.9Hz), 7.33- 7·39(3Η, m), 7.4
3- 7·46(2Η, m), 7.57- 7·59(4Η, m), 8·31(1Η, s)。
MS m/e (ESI) 234(M++Na), 266(M++Na+methanol)0
[0152] (実施例 B6) ビフエ二ルー 4ーィルメチルー力ルバミック アシッド t ブチル エス ァノレ (Bipheny卜 4_ylmethy卜 carbamic acid t_butyl ester の合成
[0153] 4 クロロビフエニル (30mg、 0. 16mmol)と 1 , 4 ジォキサン(1. 5ml)の混合物 に、室温で水(0. 15ml)、炭酸セシウム (0. 31g、 0. 95mmol)、ジソジゥム 1 , 4 ビス(t ブトキシカルボ二ル)一 2, 2, 5, 5 テトラフルォ口一 1 , 4, 2, 5 ジァザジ ボリナン— 2, 5 ジゥイド (64mg、 0. 16mmol)、酢酸ノ ラジウム(II) (3· 6mg、 0. 0 16mmol)および 2 ジシクロへキシルホスフィノー 2 ' , 6 '—ジメトキシビフエニル (13 mg、 0. 032mmol)を加え、次いで、得られた反応混合物を 100°C (外温)で終夜攪 拌した。反応混合物を室温に冷却後、反応混合物に水と酢酸ェチルを加え、セライト を用いてろ過した。ろ液の有機層を分離し、有機層を飽和食塩水で洗浄した。有機 層から減圧下で溶媒を溜去した後、得られた残渣をシリカゲルカラムクロマトグラフィ 一(ヘプタン:酢酸ェチル = 5 : 1)にて精製し、標記化合物(30mg、 67%)を得た。
'H-NMR Spectrum (CDC1 ) δ (ppm): 1·48(9Η, s), 4·36(2Η, d, J=5.3Hz), 4·87(1Η, br s), 7.32- 7·37(3Η, m), 7.42- 7·46(2Η, m), 7.55- 7·59(4Η, m)。
[0154] (実施例 B 7) 4 ビフエ二ノレ 4 ィルメチル モルホリン(4-Bipheny卜 4-ylmethy卜 morpholine の合成
[化 22]
4 クロロビフエニル (23mg、 0. 12mmol)と 1 , 4 ジォキサン(2. 5ml)の混合物 に、室温で水(0. 25ml)、ポタシゥム ホスフェート トリベーシック n ハイドレート( 0. 28g、 1. 2mmol)、ポタシゥム モルホリンー4ーィルメチル トリフルォロボレート ( 78mg)、酢酸パラジウム(Π) (2· 7mg、 0. 012mmol)および 2 ジシクロへキシルホ スフイノ一 2,, 6,一ジメトキシビフエニル (10mg、 0. 024mmol)をカロえ、次いで、得
られた反応混合物を 10時間加熱還流した。反応混合物を室温に冷却後、反応混合 物に水と酢酸ェチルを加え、ろ過した。ろ液の有機層を分離し、有機層を飽和食塩 水で洗浄した。有機層から減圧下で溶媒を溜去した後、得られた残渣を NH シリカ ゲルカラムクロマトグラフィー(ヘプタン:酢酸ェチル = 5 : 1)にて精製し、標記化合物 (20mg、 64%)を得た。
:H-NMR Spectrum (CDC1 ) δ (ppm): 2·47— 2·49(4Η, m), 3·54(2Η, s), 3·72— 3·74(4Η
, m), 7.31- 7·36(1Η, m), 7.39- 7·45(4Η, m), 7.54- 7·60(4Η, m)。
(実施例 Β 8 ) 4 ビフエ二ノレ 3—ィルメチル モルホリン(4-Bipheny卜 3-ylmethy卜 moroholmeノの合成
[化 23]
[0157] 3 ブロモビフエニル (28mg、 0. 12mmol)と 1 , 4 ジォキサン(2. 5ml)の混合物 に、室温で水(0. 25ml)、ポタシゥム ホスフェート トリベーシック n—ハイドレート( 0. 28g、 1. 2mmol)、ポタシゥム モルホリンー4ーィルメチル トリフルォロボレ一ト( 78mg)、酢酸パラジウム(Π) (2· 7mg、 0. 012mmol)および 2 ジシクロへキシルホ スフイノ一 2,, 6,一ジメトキシビフエニル (10mg、 0. 024mmol)をカロえ、次いで、得 られた反応混合物を 10時間加熱還流した。反応混合物を室温に冷却後、反応混合 物に水と酢酸ェチルを加え、ろ過した。ろ液の有機層を分離し、有機層を飽和食塩 水で洗浄した。有機層から減圧下で溶媒を溜去した後、得られた残渣を NH シリカ ゲルカラムクロマトグラフィー(ヘプタン:酢酸ェチル = 5 : 1)にて精製し、標記化合物 (23mg、 75%)を得た。
'H-NMR Spectrum (CDC1 ) δ (ppm): 2.47- 2·50(4Η, m), 3·57(2Η, s), 3.71- 3·74(4Η
, m), 7.31- 7·47(5Η, m), 7·50(1Η, dd, J=0.6, 7.7Hz), 7.56(1H, s), 7·58— 7·62(2Η, m).
[0158] (実施例 B 9) 1 ビフエ二ノレ 4 ィルメチル ピロリジン( 1 -Biphenyl-4-ylmethy卜 pyrrolidine)の 、成
[化 24]
[0159] 4 ブロモビフエニル (20mg、 0. 086mmol)と 1 , 4 ジォキサン(1. 5ml)の混合 物に、室温で水(0. 15ml)、ポタシゥム ホスフェート トリベーシック n—ハイドレー ト (0. 18g、 0. 73mmol)、ポタシゥム ピロリジン 1ーィルメチル トリフルォロボレ 一卜 (40mg、 0. 2111111101)、酢酸ノ ラジゥム(11) (3. 9mg、 0. 017mmol)および 2— ジシクロへキシルホスフィノー 2 ' , 6 ' ジメトキシビフエニル (10mg、 0. 034mmol) を加え、次いで、得られた反応混合物を 100°Cで 11時間攪拌した。反応混合物を室 温に冷却後、反応混合物に水と酢酸ェチルを加え、セライトを用いてろ過した。ろ液 の有機層を分離し、有機層を飽和食塩水で洗浄した。有機層から減圧下で溶媒を溜 去した後、得られた残渣を NH シリカゲルカラムクロマトグラフィー(ヘプタン:酢酸 ェチル = 6 : 1)にて精製し、標記化合物(19mg、 89%)を得た。
:H-NMR Spectrum (CDC1 ) δ (ppm): 1·76_1·82(4Η, m), 2.52- 2·56(4Η, m), 3.65(2
Η, s), 7·31_7·35(1Η, m), 7.39- 7·45(4Η, m), 7.53- 7·60(4Η, m)。
産業上の利用可能性
[0160] 本発明によれば、 1級、 2級または 3級アミノメチル基を芳香環に直接導入すること ができるため、基質として、還元反応に不安定なものや、安価かつ豊富に市販されて いるクロ口ベンゼンなどの芳香族ハライドを利用することができる。よって、本発明は 産業上有用である。