WO2022012409A1 - 一种rock抑制剂及其制备方法和用途 - Google Patents

一种rock抑制剂及其制备方法和用途 Download PDF

Info

Publication number
WO2022012409A1
WO2022012409A1 PCT/CN2021/105263 CN2021105263W WO2022012409A1 WO 2022012409 A1 WO2022012409 A1 WO 2022012409A1 CN 2021105263 W CN2021105263 W CN 2021105263W WO 2022012409 A1 WO2022012409 A1 WO 2022012409A1
Authority
WO
WIPO (PCT)
Prior art keywords
alkyl
mmol
unsubstituted
compound
ring
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Ceased
Application number
PCT/CN2021/105263
Other languages
English (en)
French (fr)
Inventor
李金平
曾晶
郭晓丹
彭微
娄军
柳力
陈晓亚
张轶涵
陈永凯
王朝东
吴伟
袁意
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Wuhan LL Science and Technology Development Co Ltd
Original Assignee
Wuhan LL Science and Technology Development Co Ltd
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by Wuhan LL Science and Technology Development Co Ltd filed Critical Wuhan LL Science and Technology Development Co Ltd
Priority to EP21842081.8A priority Critical patent/EP4155308A4/en
Priority to MX2023000630A priority patent/MX2023000630A/es
Priority to KR1020237000774A priority patent/KR20230038697A/ko
Priority to JP2023502738A priority patent/JP7772771B2/ja
Priority to US18/005,165 priority patent/US20230257376A1/en
Priority to CA3184616A priority patent/CA3184616A1/en
Priority to AU2021309876A priority patent/AU2021309876B2/en
Publication of WO2022012409A1 publication Critical patent/WO2022012409A1/zh
Anticipated expiration legal-status Critical
Ceased legal-status Critical Current

Links

Classifications

    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
    • C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
    • C07D471/04—Ortho-condensed systems
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
    • A61P1/16—Drugs for disorders of the alimentary tract or the digestive system for liver or gallbladder disorders, e.g. hepatoprotective agents, cholagogues, litholytics
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P11/00—Drugs for disorders of the respiratory system
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P11/00—Drugs for disorders of the respiratory system
    • A61P11/06—Antiasthmatics
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P13/00—Drugs for disorders of the urinary system
    • A61P13/12—Drugs for disorders of the urinary system of the kidneys
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P15/00—Drugs for genital or sexual disorders; Contraceptives
    • A61P15/10—Drugs for genital or sexual disorders; Contraceptives for impotence
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P17/00—Drugs for dermatological disorders
    • A61P17/16—Emollients or protectives, e.g. against radiation
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P19/00—Drugs for skeletal disorders
    • A61P19/08—Drugs for skeletal disorders for bone diseases, e.g. rachitism, Paget's disease
    • A61P19/10—Drugs for skeletal disorders for bone diseases, e.g. rachitism, Paget's disease for osteoporosis
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P27/00—Drugs for disorders of the senses
    • A61P27/02—Ophthalmic agents
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P27/00—Drugs for disorders of the senses
    • A61P27/02—Ophthalmic agents
    • A61P27/06—Antiglaucoma agents or miotics
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P3/00—Drugs for disorders of the metabolism
    • A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P3/00—Drugs for disorders of the metabolism
    • A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
    • A61P3/10—Drugs for disorders of the metabolism for glucose homeostasis for hyperglycaemia, e.g. antidiabetics
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P35/00—Antineoplastic agents
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P37/00—Drugs for immunological or allergic disorders
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P7/00—Drugs for disorders of the blood or the extracellular fluid
    • A61P7/02—Antithrombotic agents; Anticoagulants; Platelet aggregation inhibitors
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P9/00—Drugs for disorders of the cardiovascular system
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P9/00—Drugs for disorders of the cardiovascular system
    • A61P9/04—Inotropic agents, i.e. stimulants of cardiac contraction; Drugs for heart failure
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P9/00—Drugs for disorders of the cardiovascular system
    • A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P9/00—Drugs for disorders of the cardiovascular system
    • A61P9/12—Antihypertensives
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D231/00—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings
    • C07D231/02—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings
    • C07D231/10—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members
    • C07D231/12—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
    • C07D401/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing three or more hetero rings
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
    • C07D403/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings
    • C07D403/12—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings linked by a chain containing hetero atoms as chain links
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
    • C07D403/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing three or more hetero rings
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
    • C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
    • C07D487/04—Ortho-condensed systems
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D519/00—Heterocyclic compounds containing more than one system of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring system not provided for in groups C07D453/00 or C07D455/00

Definitions

  • the invention relates to the technical field of medicine, in particular to a ROCK inhibitor and a preparation method and application thereof.
  • Idiopathic interstitial pulmonary fibrosis is a chronic, diffuse interstitial lung disease of unknown etiology characterized by common interstitial pneumonia. Manifestations of interstitial pneumonia. Due to its complex pathogenesis, the disease progresses irreversibly, and early diagnosis is difficult; after diagnosis, the survival rate of patients decreases significantly over time, with a 3-year survival rate of 50% and a 5-year survival rate of only 20%, which is better than most cancers (such as : leukemia, breast cancer, colon cancer, uterine tumor, kidney cancer, etc.) have a low survival rate and are called "cancer that is not cancer". At present, there is no sure and significant effective treatment drug for IPF.
  • cancers such as : leukemia, breast cancer, colon cancer, uterine tumor, kidney cancer, etc.
  • drugs such as pirfenidone and nintedanib can be used as appropriate, and nintedanib is only recommended for IPF patients with mild to moderate pulmonary dysfunction.
  • nintedanib treatment can benefit from nintedanib treatment and the duration of drug use need to be further explored.
  • Rho GTPase Rho GTPase
  • Rho GTPase Rho GTPase
  • Rho GTPase Rho GTPase
  • ROCK Rho-associated protein kinase
  • Rho-associated kinase Rho-associated kinase
  • ROCK is a serine/threonine protein kinase with a molecular mass of about 160kD. It is the most detailed Rho downstream target effector molecule.
  • ROCK includes ROCK1 (ROK ⁇ , p160-ROCK) and ROCK2 (ROK ⁇ ) isoforms. The amino acid sequence identity of the two isoforms was 65%, with high similarity in the kinase domain (92% identity).
  • ROCK is distributed in the whole body tissues, in comparison, ROCK1 has higher expression in non-neural tissues (blood, small intestine, thymus, etc.), while ROCK2 has higher expression in brain, heart and colon.
  • ROCK is involved in a variety of cardiovascular and cerebrovascular diseases, including hypertension, atherosclerosis, ischemic stroke, heart disease, diabetic nephropathy, eye diseases, tumors, nerve damage diseases, radiation damage, and autoimmune diseases.
  • the Rho/ROCK signaling pathway is involved in NAD(P)H oxidase activation, inducing oxidative stress, inducing cardiac microvascular damage and C-reactive protein-induced atherosclerotic thrombosis; high glucose can activate the Rho/ROCK pathway and induce visceral fat
  • the expression of procollagen and type I procollagen in cardiomyocytes makes cardiomyocytes overproliferate and induce diabetic cardiomyopathy; the activation of Rho/ROCK signaling pathway can regulate NF- ⁇ B signaling pathway, upregulate inflammatory genes and induce the occurrence of diabetic nephropathy; Rho /ROCK signaling pathway changes the permeability of biofilm and affects the metastasis of cancer cells; during spinal cord injury, Rh
  • Rho/ROCK signaling pathway is also involved in the occurrence and development of fibrotic diseases. Activation of the Rho/ROCK signaling pathway can increase the level of ischemic myocardial fibrosis, and the expression of Rho and ROCK in the heart tissue of rats with acute myocardial fibrosis is significantly increased. Activation of the Rho/ROCK signaling pathway can induce actin phosphorylation and trigger cellular fibrosis. Both in vivo and in vitro experimental results demonstrated that the cardiopulmonary physiological and pathological damage caused by exposure to radiation for a period of time was associated with fibrosis induced by the involvement of the Rho/ROCK pathway.
  • Ionizing radiation-induced endothelial adhesions fibronectin and focal adhesion formation, decreased endothelial cell migration, and endothelial dysfunction are associated with actin cytoskeleton reorganization and stress fiber formation induced by activation of the Rho/ROCK signaling pathway.
  • Lung injury in IPF primarily targets alveolar epithelial cells (ACEs), and the death of ACEs triggers wound healing responses including innate immune activation, vascular leakage and extravascular coagulation, fibroblast recruitment, proliferation and activation, extracellular matrix synthesis and Cross-linking, alveolar collapse and epithelial regeneration.
  • ROCK signaling fundamentally modulates the activity of these cells involved in the healing response, especially epithelial cells, endothelial cells, and fibroblasts. The pivotal role of ROCK in these responses further suggests the potential of ROCK inhibitors to treat pulmonary fibrosis.
  • ROCK inhibition pathway to treat many conditions, including fibrosis.
  • the development of new agents requires careful optimization of the chemical and biological properties of lead compounds. Further, the compound must have the desired pharmacokinetic and pharmacodynamic characteristics. This arduous development process often requires extensive experimentation. In many cases, the process of determining the optimal compound often requires the preparation of thousands of structurally similar compounds. Therefore, improving ROCK kinase inhibitors and developing new backbone compounds with ROCK1 and/or ROCK2 kinase inhibitory effects are of positive significance for the treatment of the above diseases.
  • the present invention provides compounds represented by the following formula (I), their racemates, stereoisomers, tautomers, isotopic labels, nitrogen oxides, solvates, Polymorphs, metabolites, esters, pharmaceutically acceptable salts or prodrugs:
  • Ring A is unsubstituted or optionally substituted with one, two or more Rc as follows: 3-20 membered heterocyclyl, or 5-20 membered heteroaryl;
  • Ring B is unsubstituted or optionally substituted with one, two or more of the following substituents Rd groups: C 3-20 cycloalkyl, 3-20 membered heterocyclyl, C 6- 20 aryl group, or 5- 20-membered heteroaryl;
  • Said ring A and ring B form a conjunctive ring with W and V as attachment sites;
  • Rc, Rd are the same or different and are independently selected from halogen, amino, hydroxyl, formyl, unsubstituted or optionally substituted by one, two or more Rs as follows: C 1-20 alkyl, C 1-20 alkoxy;
  • W and V are each independently C or N, and W and V are not N at the same time;
  • Y is OH, chemical bond, C 1-20 alkoxy, C 1-20 alkyl, -NH- or -N(C 1-20 alkyl)-, -NH(C 1-20 alkyl), -NH (C 1-20 alkoxy); the C 1-20 alkoxy, C 1-20 alkyl and "-N(C 1-20 alkyl)-, -NH(C 1-20 alkyl) , -NH (C 1-20 alkoxy) "in the C 1- 20 alkyl group, C 1-20 alkyl group may be unsubstituted or an optionally substituted Rs of two or more;
  • the condition is that when Y is OH, C 1-20 alkoxy, C 1-20 alkyl, -NH(C 1-20 alkyl), -NH(C 1-20 alkoxy), does not exist;
  • Y is a chemical bond
  • Y is -NH- or -N(C 1-20 alkyl)-, Selected from the following groups unsubstituted or optionally substituted by one, two or more Rb: C 1-20 alkyl, 3-20 membered heterocyclyl, 5-20 membered heteroaryl, C 3-20 Cycloalkyl, or C 6-20 aryl;
  • Ra, Rb are the same or different, each independently selected from halogen, CN, unsubstituted or optionally substituted with one, two or more substituents Rs is C 1 - 20 alkyl, OH, 5-20 membered heteroaryl base, halogenated 5-20-membered heteroaryl;
  • Ring D is unsubstituted or optionally substituted with one, two or more Re groups substituted as follows: C 3-20 cycloalkyl, 3-20 membered heterocyclyl, C 6- 20 aryl group, or 5- 20-membered heteroaryl, and said Ring A is connected to Ring D through an N atom;
  • the Re is selected from halogen, CN, OH, unsubstituted or optionally substituted by one, two or more Rs as follows: C 1-20 alkyl, C 3-20 cycloalkyl, C 1- 20 alkoxy, C 6-20 aryl, 3-20-membered heterocyclic group or 5-20-membered heteroaryl;
  • the Rs is selected from halogen, CN, OH, C 1-20 alkyl, C 1-20 alkoxy, C 6-20 aryl or 5-20 membered heteroaryl.
  • Z is -NH-
  • Ring E is unsubstituted or optionally substituted by one, two or more Rf as follows: C 6-20 aryl, or 5-20 membered heteroaryl;
  • Rf is selected from halogen, CN, OH, unsubstituted or optionally substituted with one, two or more of the following groups Rg substituents: C 1 -C 20 alkyl, C 6-20 aryl group, or a 5-20 membered Heteroaryl;
  • Rg is selected from halogen, CN, OH, C 1 -C 20 alkyl optionally substituted by one, two or more halogens, -O-5-20 membered heteroaryl, the -O-5-20 membered heteroaryl group optionally substituted with -NH 2 -C (O).
  • W is selected from N or C
  • V is selected from C
  • Y is OH, chemical bond, C 1-6 alkoxy, C 1-6 alkyl, -NH- or -N(C 1-6 alkyl)-, -NH(C 1-6 alkyl), -NH (C 1-6 alkoxy); the C 1-6 alkoxy, C 1-6 alkyl and "-N(C 1-6 alkyl)-, -NH(C 1-6 alkyl) , -NH(C 1-6 alkoxy)" in C 1-6 alkoxy, C 1-6 alkyl may be unsubstituted or optionally substituted by one, two or more Rs;
  • the Rs is selected from halogen, CN, OH, C 1-6 alkyl, C 1-6 alkoxy, C 6-12 aryl or 5-12 membered heteroaryl.
  • Y is a chemical bond, Selected from the following groups unsubstituted or optionally substituted by one, two or more Ra: 3-6 membered heterocyclyl or 5-12 membered heteroaryl;
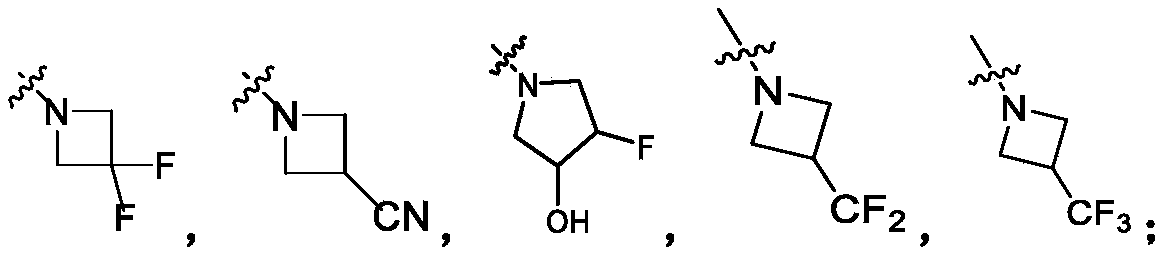
  • Said Ra is selected from F, Cl, CN, OH or C 1-6 alkyl optionally substituted by one, two or more halogens;
  • Y is -NH- or -N(C 1-6 alkyl)-, Selected from the following groups unsubstituted or optionally substituted with one, two or more Rb: C 3-6 cycloalkyl, C 1-6 alkyl, 3-6 membered heterocyclyl, or 5-12 Yuan Heteroaryl;
  • Rb is selected from F, Cl, CN, OH, F or Cl replaces 5-12-membered heteroaryl
  • Ring A is unsubstituted or optionally substituted with one, two or more Rc as follows: 3-6 membered heterocyclyl, or 5-12 membered heteroaryl;
  • Ring B is unsubstituted or optionally substituted with one, two or more Rd as follows: 3-6 membered heterocyclyl, C6-12 aryl or 5-12 membered heteroaryl;
  • Said ring A and ring B form a conjunctive ring with said W and V as attachment sites;
  • Rc, Rd identical or different, each independently selected from F, Cl, amino, hydroxy, formyl, C 1-6 alkyl, said C 1-6 alkyl unsubstituted or optionally substituted with one, two or more Multiple halogen substitutions;
  • the ring D is unsubstituted or optionally substituted by one, two or more Re: C 6-12 aryl, or 5-12 membered heteroaryl; and, the ring A is passed through N Atom is attached to ring D;
  • Said Re is selected from halogen, CN, OH, unsubstituted or optionally substituted by one, two or more Rs as follows: C 1-6 alkyl, C 3-6 cycloalkyl, C 1- 6 alkoxy, C 6-12 aryl, 3-6 membered heterocyclic group or 5-12 membered heteroaryl;
  • the Rs is selected from halogen, CN, OH, C 1-6 alkyl, C 1-6 alkoxy, C 6-12 aryl or 5-12-membered heteroaryl;
  • Z is -NH-
  • the ring E is unsubstituted or optionally substituted with one, two or more Rf C 6-12 aryl, or 5-12 membered heteroaryl;
  • Rf is selected from the group consisting of F, Cl, unsubstituted or optionally substituted by one, two or more Rg: C 6-12 aryl, or 5-12 membered heteroaryl;
  • Rg is selected from F, Cl, -O-5-12 membered heteroaryl group, said -O-5-12 membered heteroaryl optionally substituted with -NH 2 -C (O).
  • W is selected from N or C;
  • V is selected from C
  • Y is OH, chemical bond, -NH- or -N(methyl)-, provided that when Y is OH, does not exist;
  • Y is a chemical bond
  • Y is -NH- or -N(methyl)-
  • Y is methyl, ethyl, propyl, butyl, -CH 2 CF 3, -NH- CH 2 CF 3, -NHCH 2 (CH 2) 2, -OCH 2 CF 3, -OCH 2 CH 3;
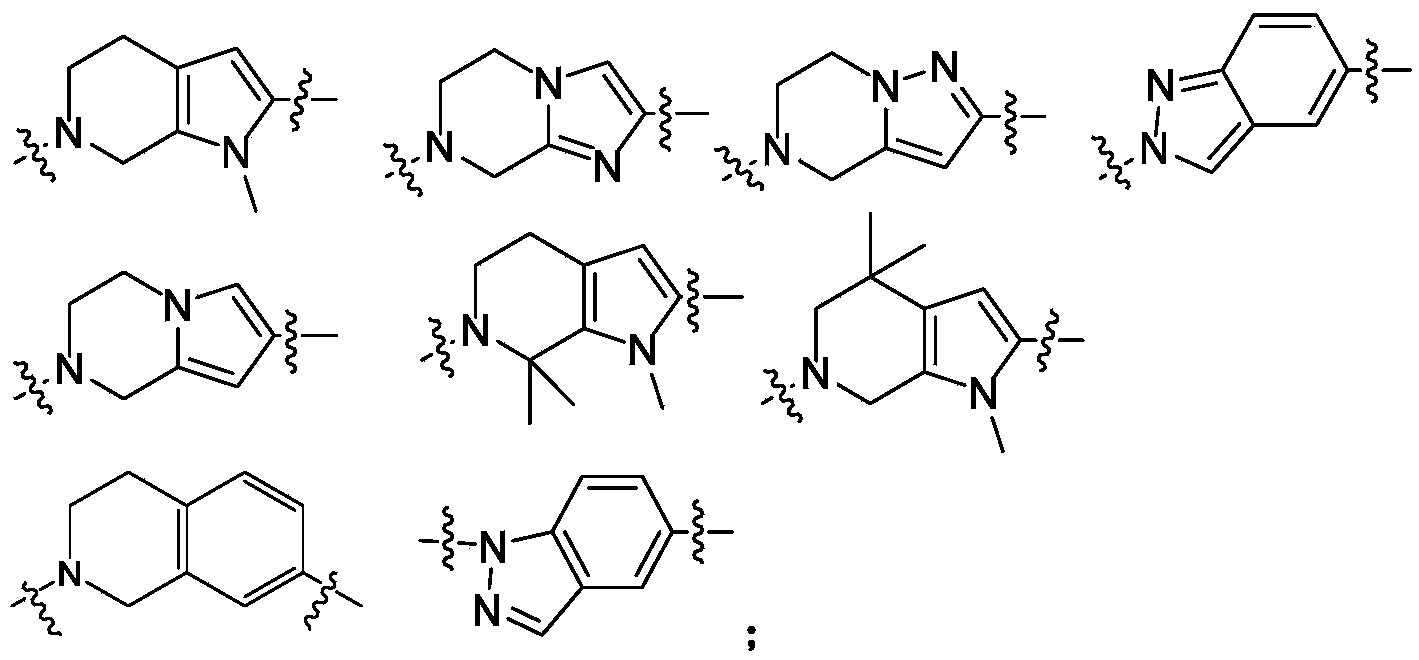
  • the ring A and the ring B constitute the following conjunctive ring:
  • the ring D is unsubstituted or optionally substituted with one, two or more Re:
  • the ring D may be further selected from:
  • the Z is -NH-
  • the ring E is
  • the Re is selected from halo, CF 3, CN, methoxy, ethoxy, propoxy, butoxy, methyl, ethyl, propyl, butyl, CHF 2, -CNCH 2 -, propylene oxide, oxetane, oxolane; or, when there are at least two Re substituted on the ring D, the two adjacent Re and the D ring atoms of the bonded chain are common Form C 5-6 cycloalkyl or 5-6 membered heterocyclyl or 5-6 membered heteroaryl, for example form cyclopentyl, oxolane, oxanyl, pyrrolyl;
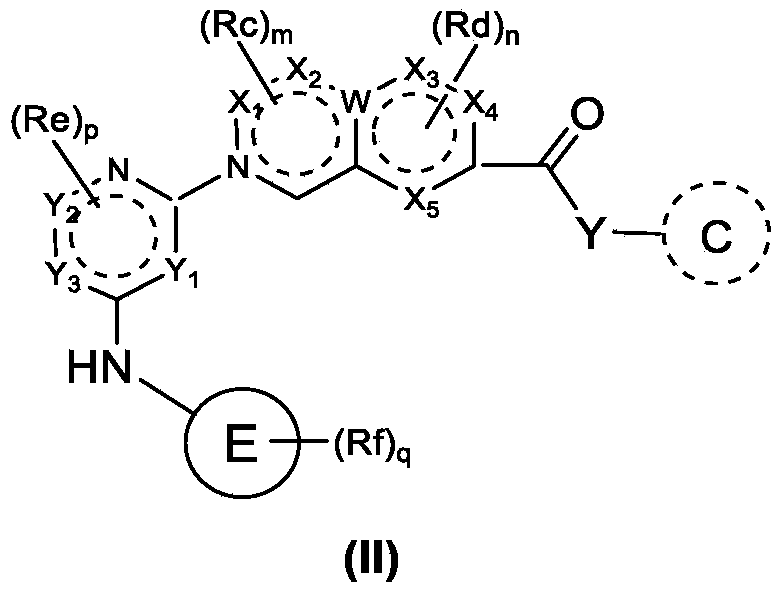
  • the present invention provides compounds of formula (II) below, their racemates, stereoisomers, tautomers, isotopic labels, nitrogen oxides, solvates, polymorphs , metabolites, esters, pharmaceutically acceptable salts or prodrugs:
  • W is selected from N or C
  • Double lines including solid and dashed lines represent single or double bonds
  • X 1 , X 3 , and X 5 are each independently selected from N or C, and X 1 , X 3 , and X 5 are not N at the same time;
  • X 2 , X 4 are selected from C or chemical bond
  • X 3 is selected from N or C
  • Y 1 is selected from N, O or S;
  • Y 2 is selected from C, N or chemical bond
  • Y 3 is selected from N or C
  • Y 2 and Y 3 are not N at the same time;
  • n 0, 1, 2, 3 or 4;
  • n 0, 1, 2 or 3;
  • p 0, 1, 2, 3 or 4;
  • q 0, 1, 2, 3 or 4;
  • the present invention provides compounds of formula (III) below, racemates, stereoisomers, tautomers, isotopic labels, nitrogen oxides, solvates, polymorphs thereof , metabolites, esters, pharmaceutically acceptable salts or prodrugs:
  • W is selected from N or C
  • Double lines including solid and dashed lines represent single or double bonds
  • Y 2 , Y 3 are independently C or N, and Y2 and Y3 are not N at the same time;
  • n 0, 1, 2, 3 or 4;
  • n 0, 1, 2 or 3;
  • p 0, 1, 2, 3 or 4;
  • q 0, 1, 2, 3 or 4;
  • the present invention provides compounds of formula (IV) below, their racemates, stereoisomers, tautomers, isotopic labels, nitrogen oxides, solvates, polymorphs , metabolites, esters, pharmaceutically acceptable salts or prodrugs:
  • W is selected from N or C
  • Y 2 is selected from N or C
  • Double lines including solid and dashed lines represent single or double bonds
  • Y is a chemical bond, -NH- or -N(C 1-6 alkyl)-, -NH(C 1-6 alkyl);
  • the "-N (C 1-6 alkyl) -, - NH (C 1-6 alkyl)" in the C 1-6 alkoxy group is unsubstituted or optionally substituted with one, two or more halogen substitution;
  • Y is a chemical bond, selected from the following groups:
  • Y is -NH- or -N(C 1-6 alkyl)-, selected from the following groups:
  • Rc, Rd are the same or different, and are independently selected from C 1-6 alkyl;
  • Said Re is selected from halogen, CN, OH, unsubstituted or optionally substituted by one, two or more Rs as follows: C 1-6 alkyl, C 3-6 cycloalkyl, C 1- 6 alkoxy, C 6-12 aryl, 3-6 membered heterocyclic group or 5-12 membered heteroaryl;
  • the adjacent two Re and the ring atoms of the bonded chain together form a C 3-6 cycloalkyl group or a 3-6-membered heterocyclic group or a 5-12-membered heteroaryl group;
  • the Rs is selected from halogen, CN, OH, C 1-6 alkyl, C 1-6 alkoxy, C 6-12 aryl or 5-12 membered heteroaryl.
  • Rf 1 , Rf 2 are the same or different, independently selected from Rf as defined above, preferably, independently selected from halogen, CN, OH;
  • n 0, 1 or 2;
  • n 0, 1 or 2;
  • p 0, 1 or 2;
  • q' is independently 0, 1 or 2 at each occurrence.
  • the present invention provides compounds, racemates, stereoisomers, tautomers, isotopic labels, nitrogen oxides, solvates, polymorphs, metabolites, esters, pharmaceutically acceptable salts or prodrugs, wherein Preferred are the following groups:
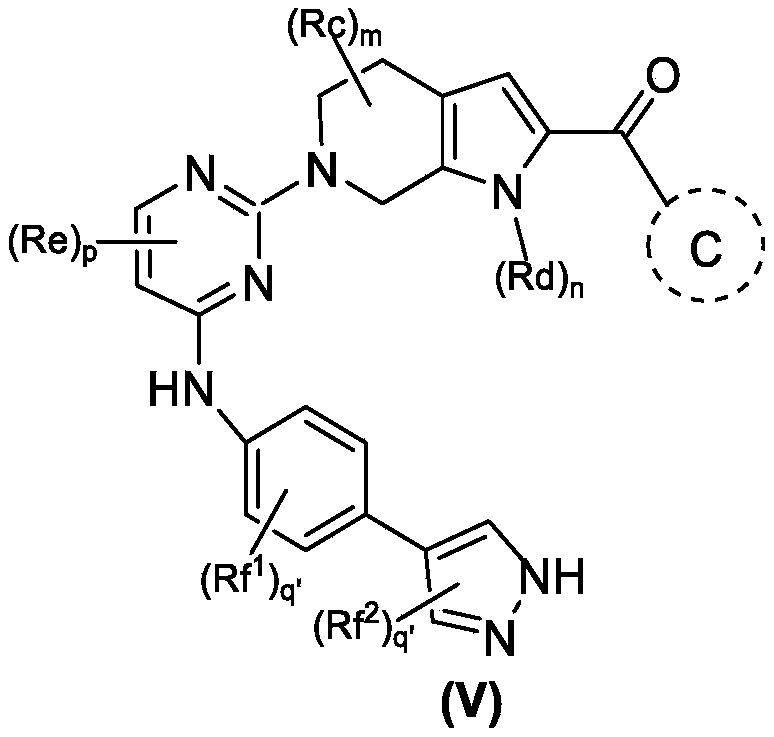
  • the present invention provides compounds of formula (V) below, racemates, stereoisomers, tautomers, isotopic labels, nitrogen oxides, solvates, polymorphs thereof , metabolites, esters, pharmaceutically acceptable salts or prodrugs:
  • Rc, Rd are the same or different, independently selected from C 1-6 alkyl
  • Said Re is selected from halogen, CN, OH, unsubstituted or optionally substituted by one, two or more Rs as follows: C 1-6 alkyl, C 3-6 cycloalkyl, C 1- 6 alkoxy, C 6-12 aryl, 3-6 membered heterocyclic group or 5-12 membered heteroaryl;
  • the adjacent two Re and the ring atoms of the bonded chain together form a C 3-6 cycloalkyl group or a 3-6-membered heterocyclic group or a 5-12-membered heteroaryl group;
  • the Rs is selected from halogen, CN, OH, C 1-6 alkyl, C 1-6 alkoxy, C 6-12 aryl or 5-12 membered heteroaryl.
  • Rf 1 , Rf 2 are the same or different, independently selected from Rf as defined above, preferably, independently selected from halogen, CN, OH;
  • n 0, 1 or 2;
  • n 0, 1 or 2;
  • p 0, 1 or 2;
  • q' is independently 0, 1 or 2 at each occurrence.
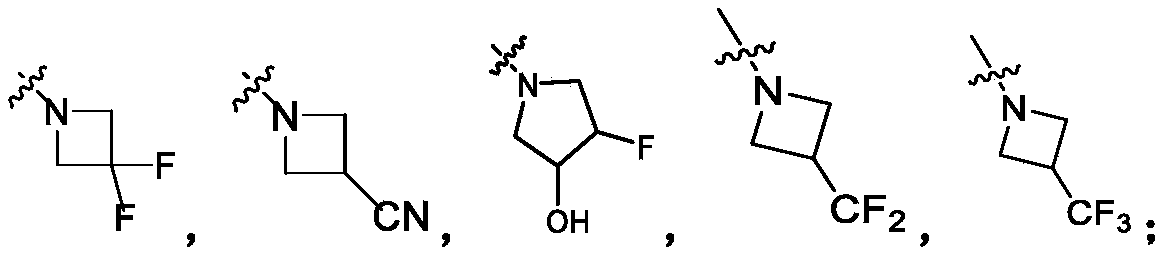
  • Y is a chemical bond, selected from the following groups:
  • Y is -NH- or -N(C 1-20 alkyl)-, selected from the following groups:
  • Y is -NH-CH 2 CF 3 ;
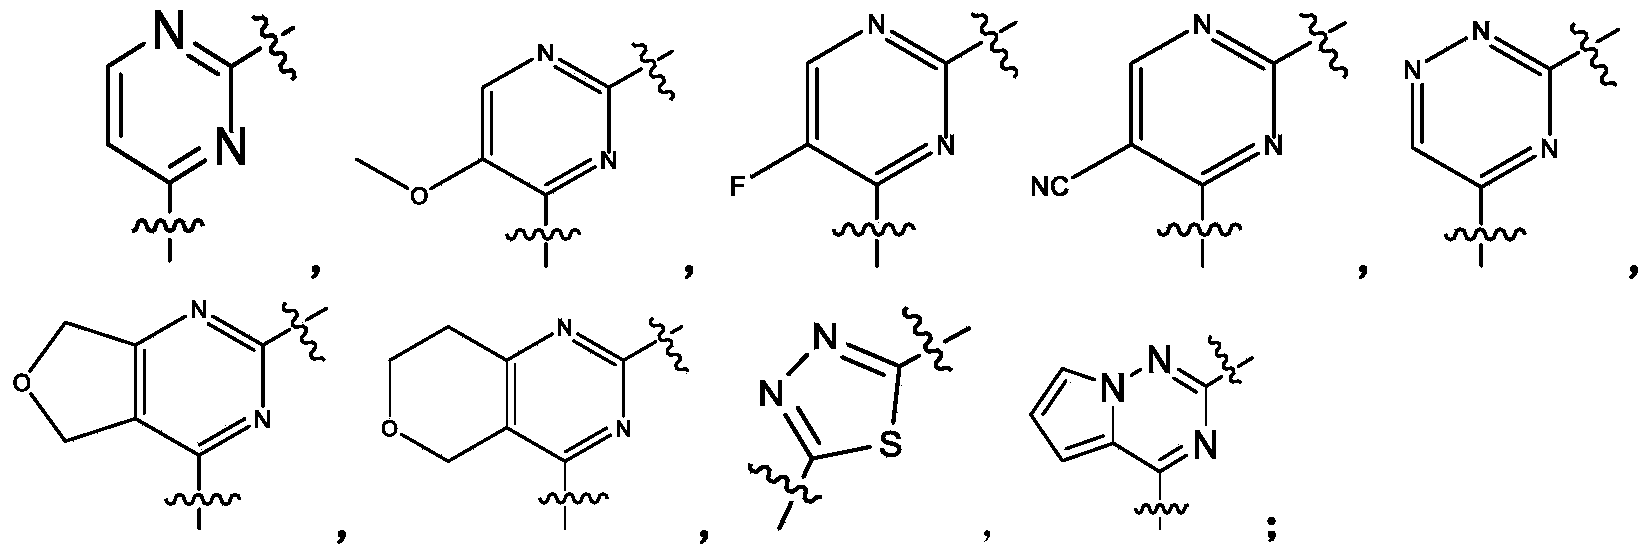
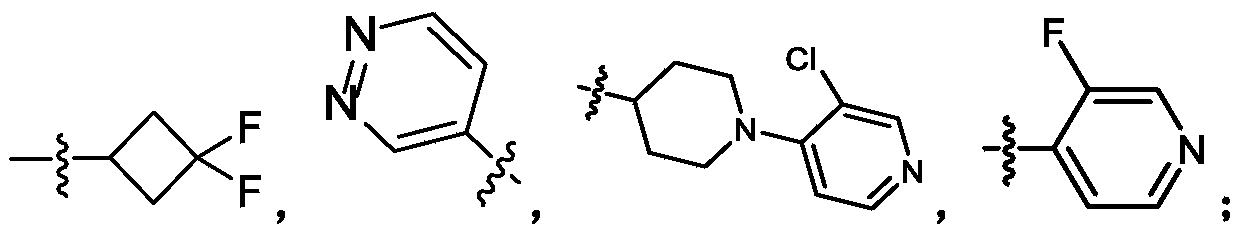
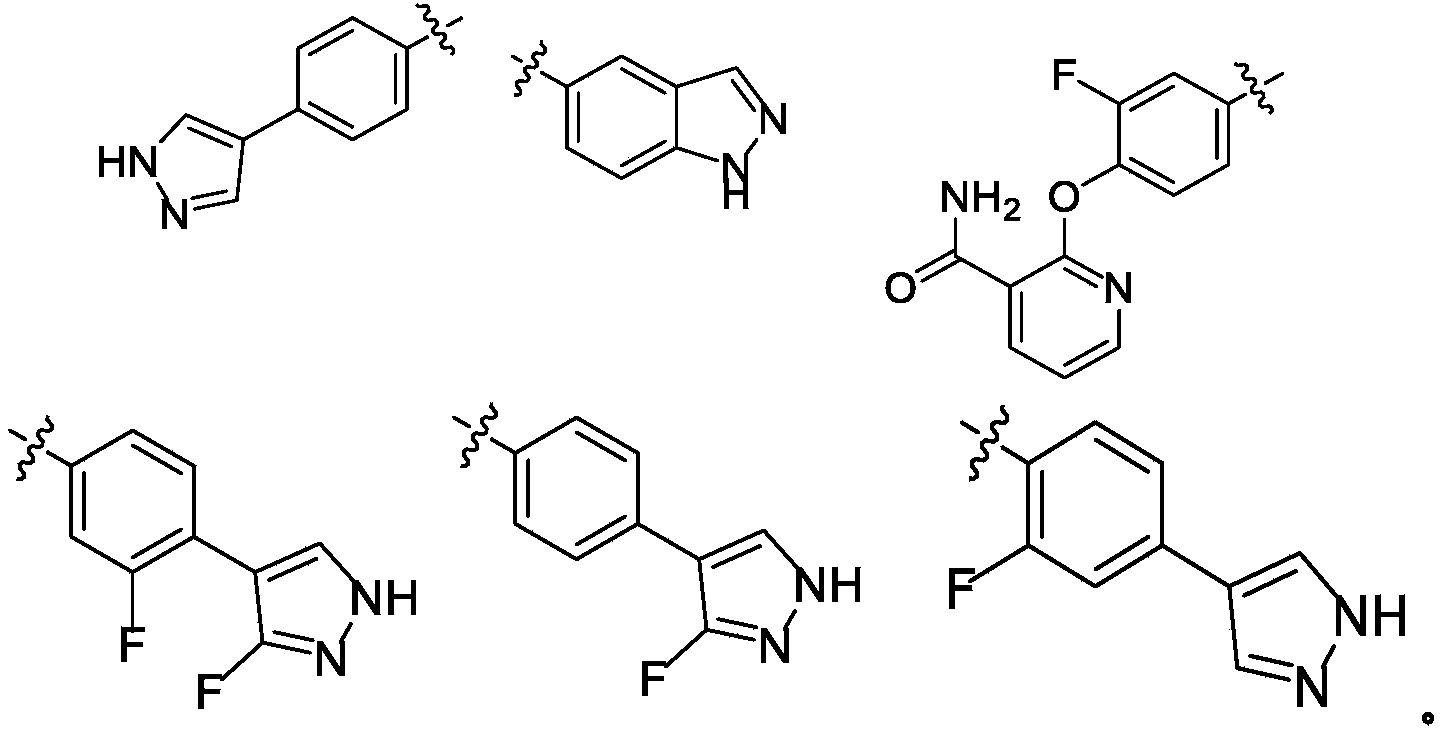
  • Ring D is selected from the following structures:
  • Z is -NH-
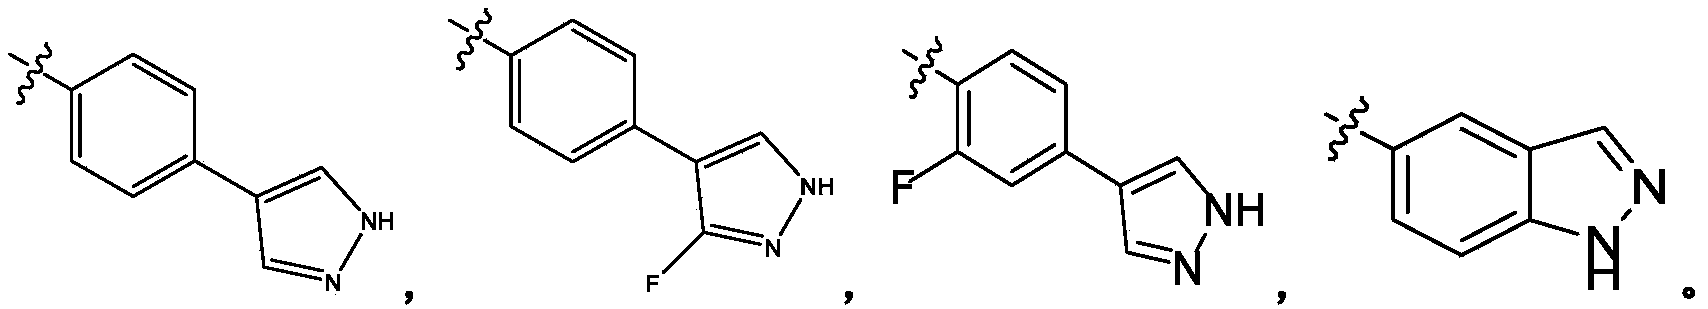
  • Ring E is selected from the following structures:
  • Y is a chemical bond, selected from the following groups:
  • Y is -NH- or -N(C 1-20 alkyl)-, selected from the following groups:
  • Y is -OCH 2 CF 3 ;
  • Ring D is selected from the following structures:
  • Z is -NH-
  • Ring E is selected from the following structures:
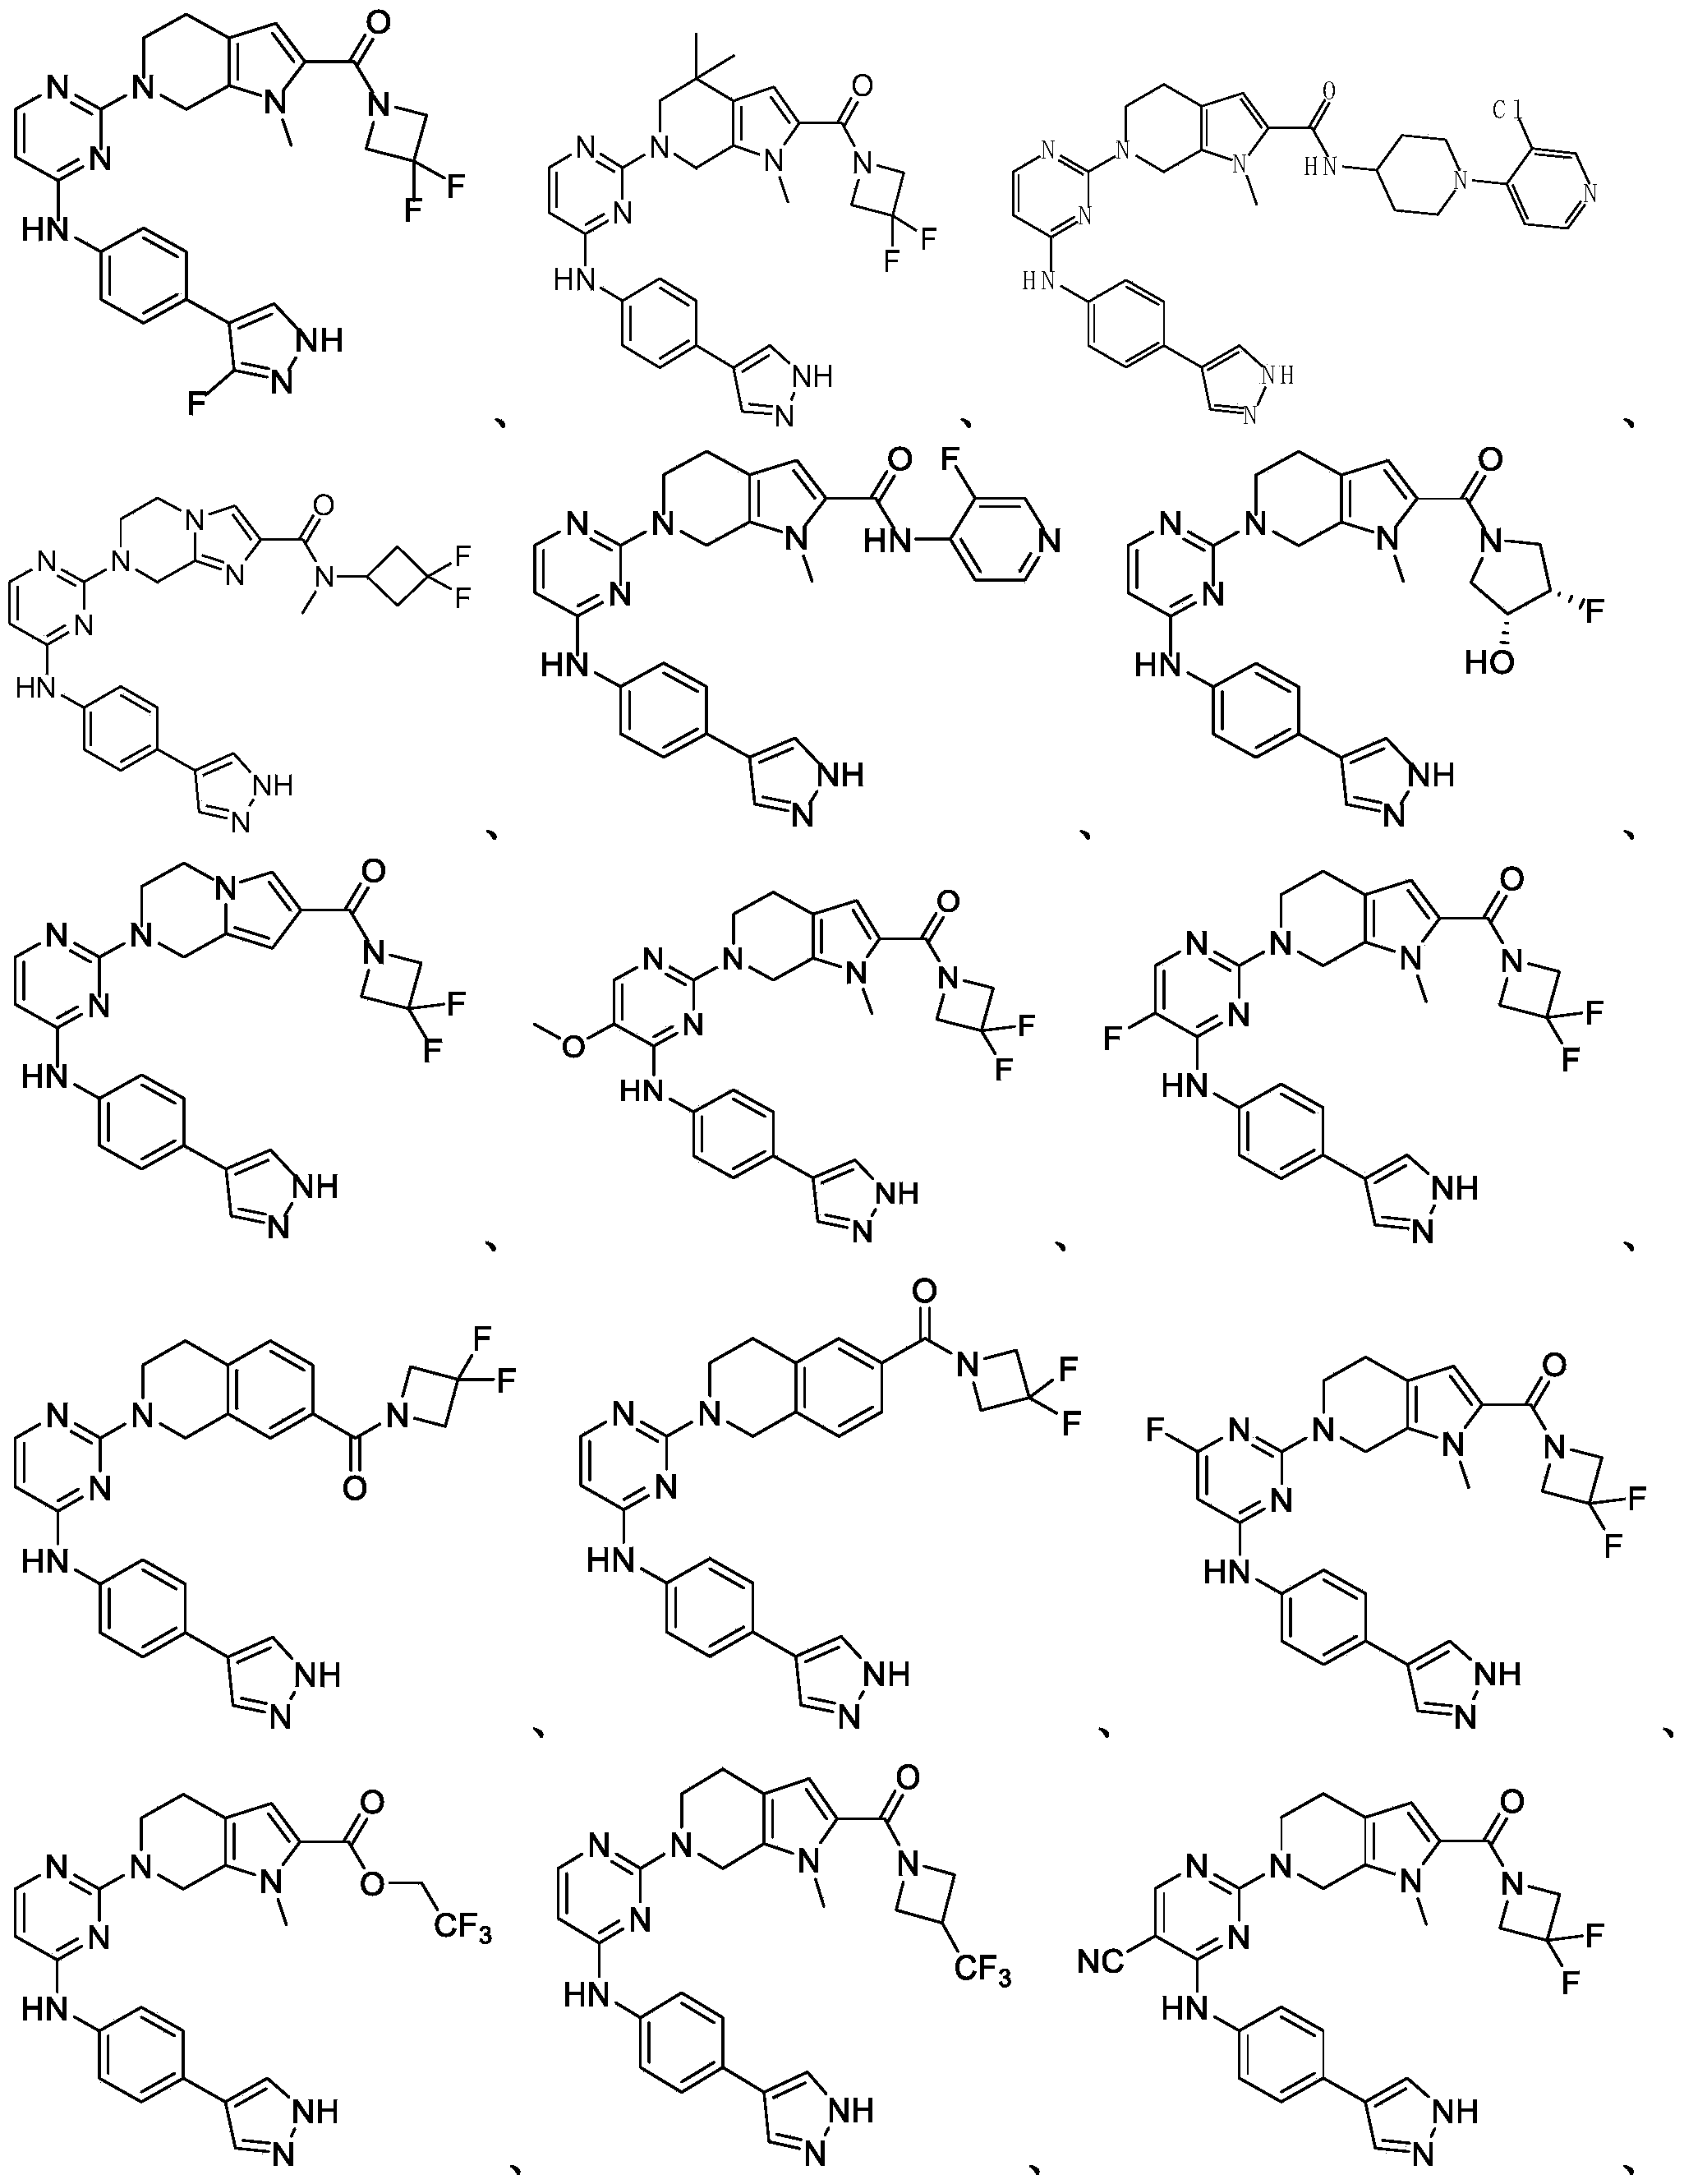
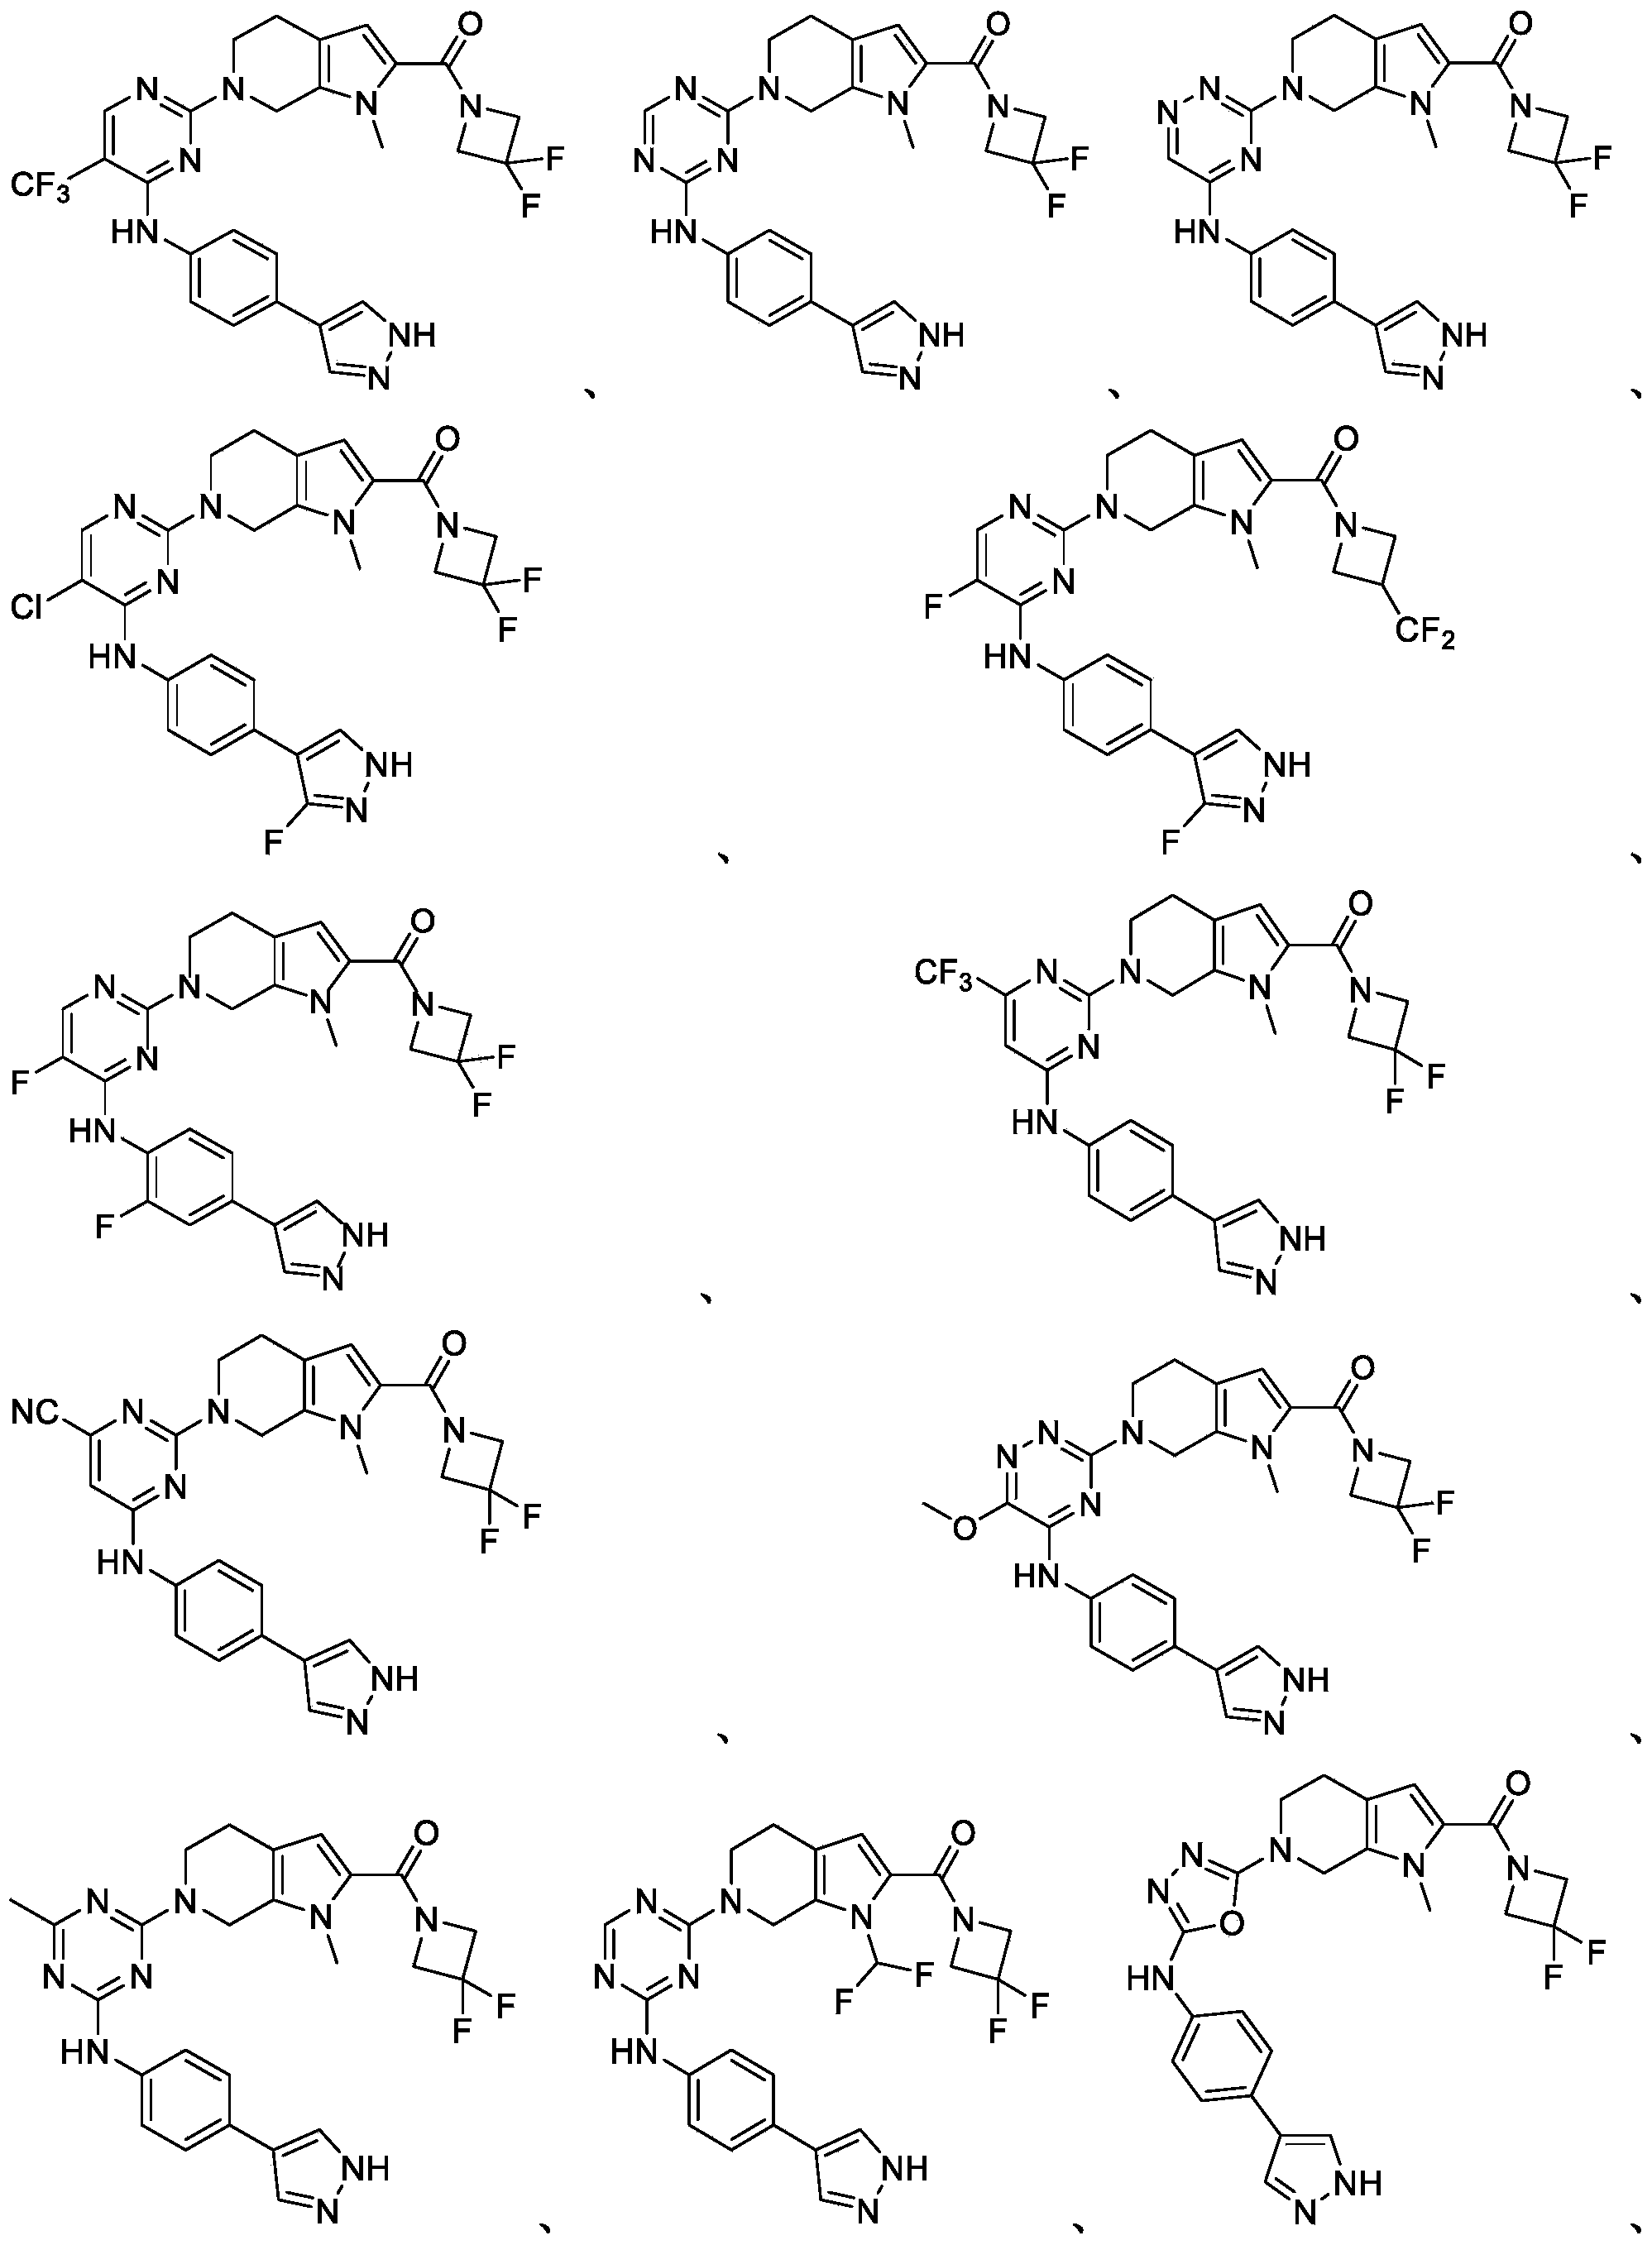
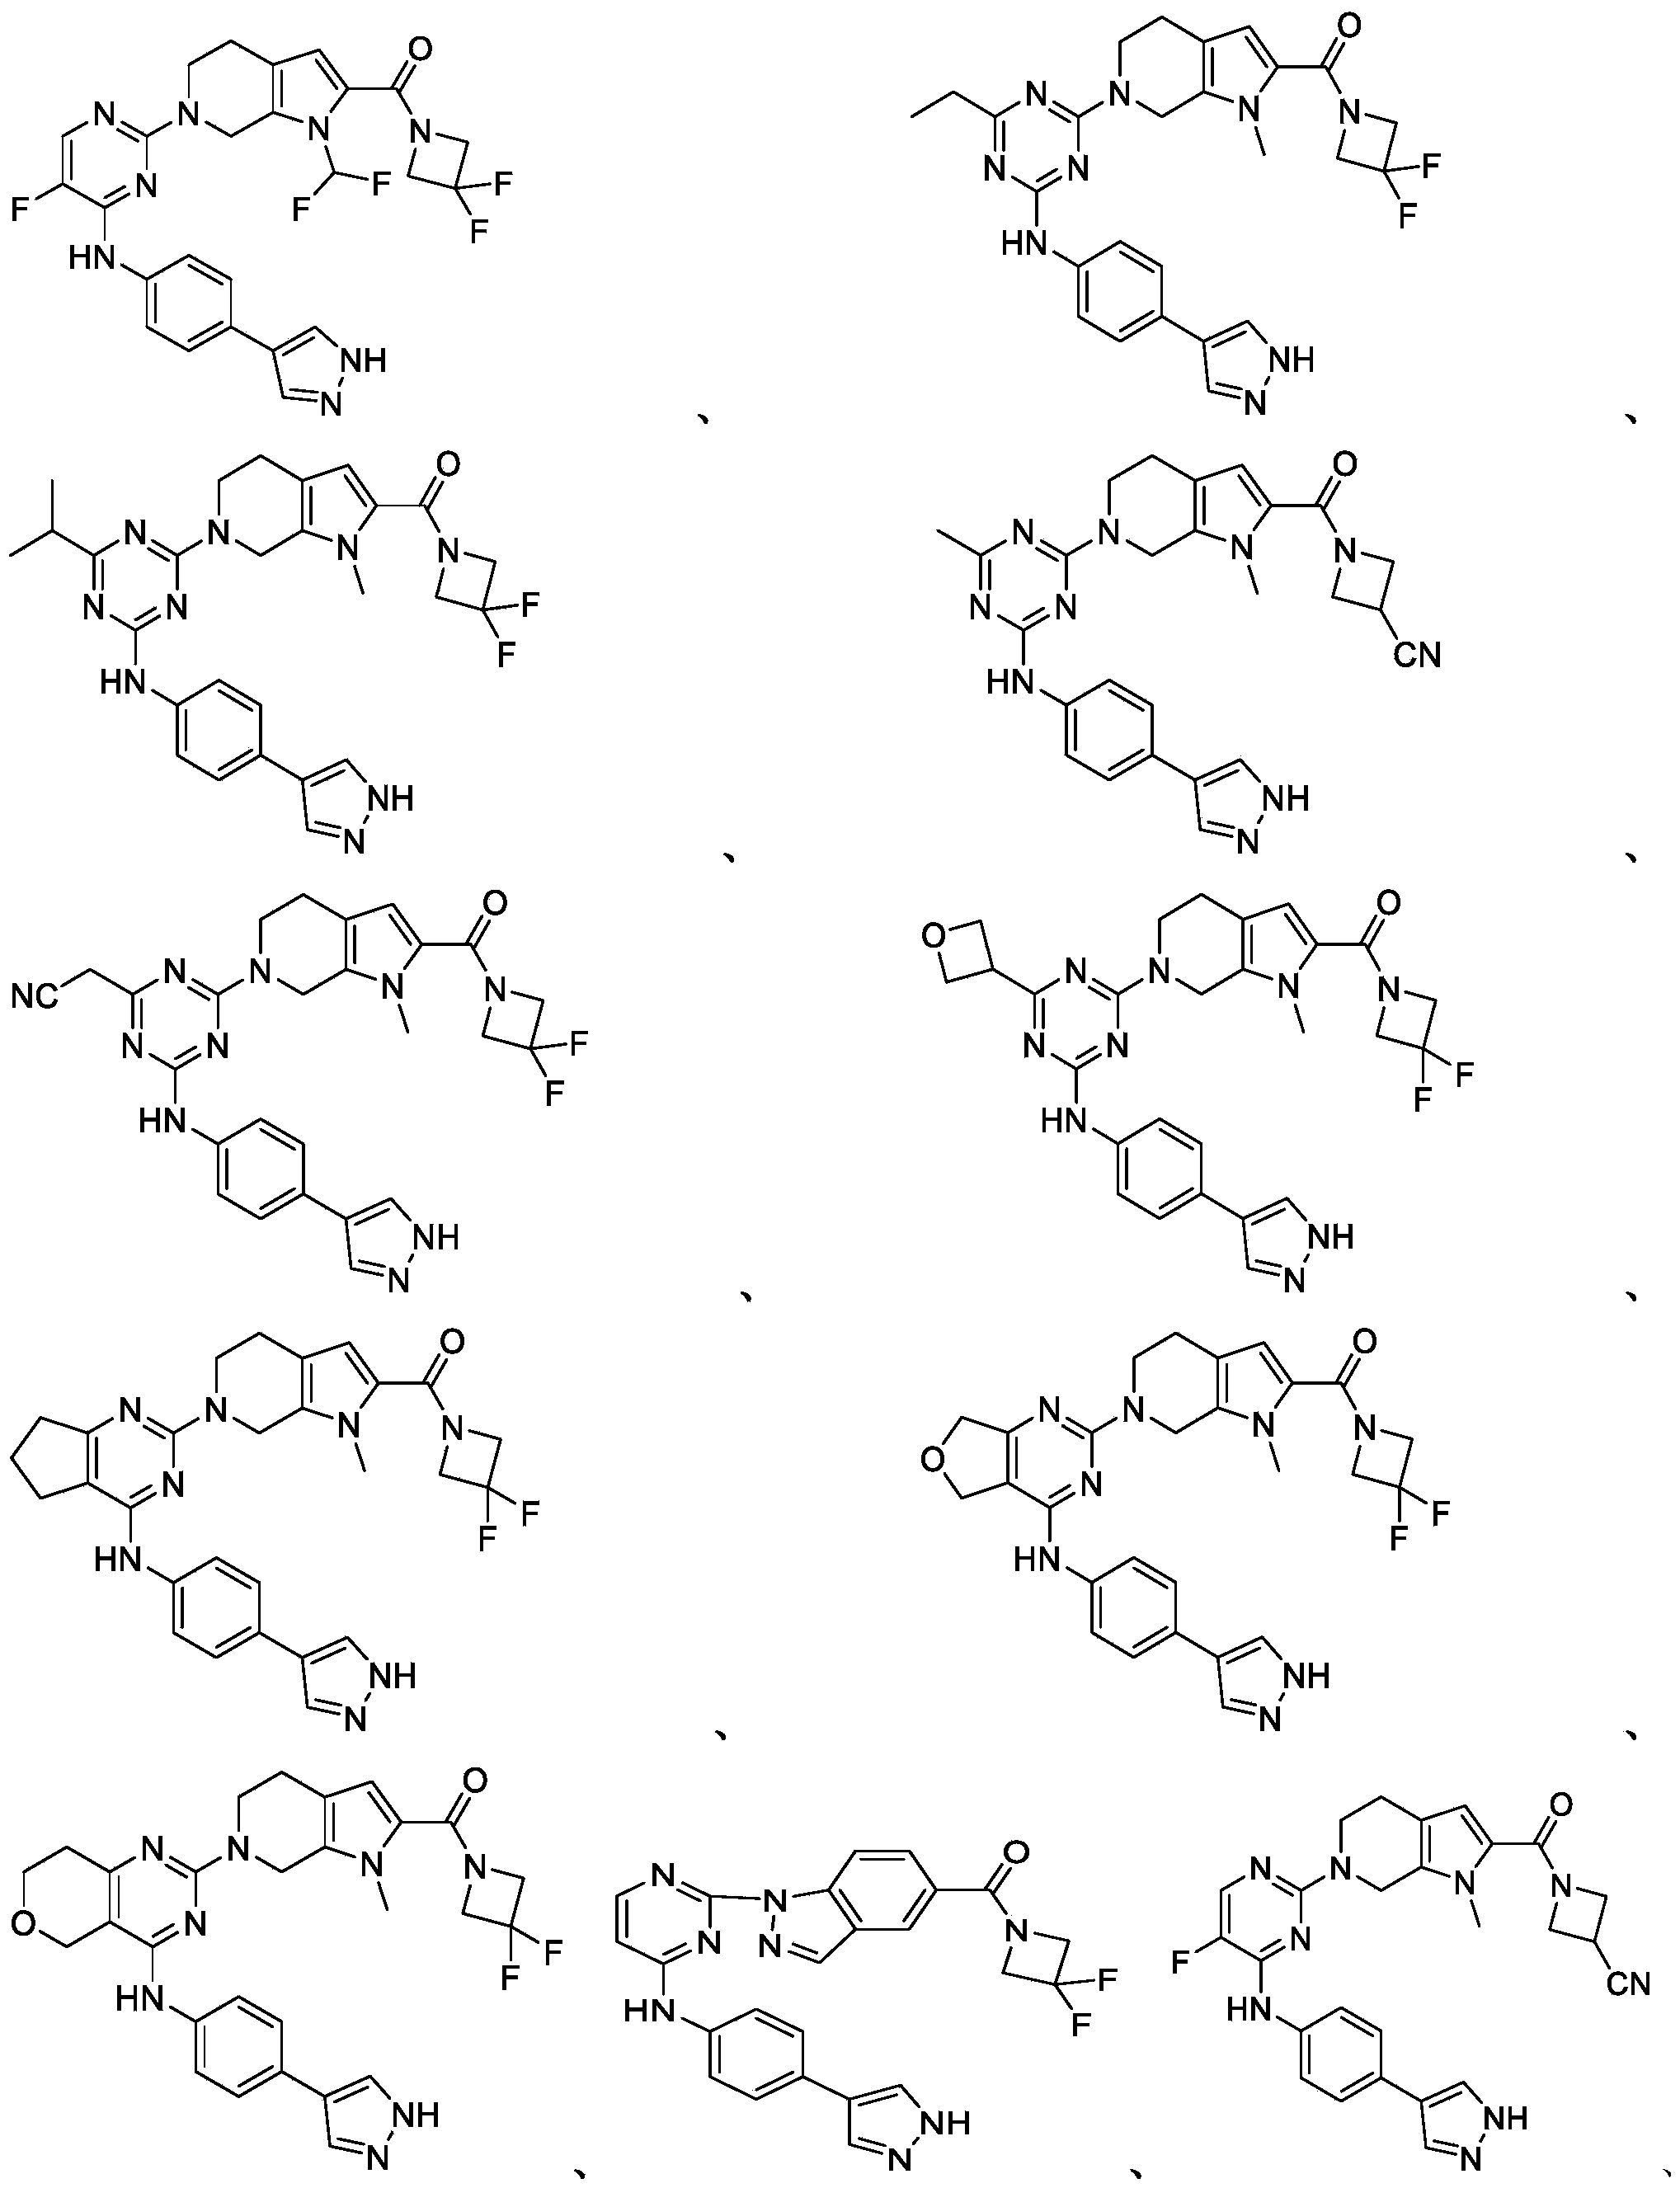
  • the compound represented by the formula (I) can be selected from the following structures:
  • the present invention also provides the preparation method of the compound represented by formula (I), including at least one of the following schemes:
  • Ring A, Ring B, Ring D, Rings E, W, V, X, Y, Z are as defined above;
  • L is selected from leaving groups such as halogen.
  • the present invention further provides intermediate compounds for preparing the compounds represented by formula (I) of the present invention, including formula I-1, formula I-2 and the like.
  • formula (I-1) is selected from the following structures:
  • Formula (I-2) is selected from the following structures:
  • formula (I-2) can be selected from the following structures:
  • the present invention further provides intermediate compounds for the preparation of compounds represented by formula (I) of the present invention, the intermediates can be selected from
  • the compound represented by formula (I), its racemates, stereoisomers, tautomers, nitrogen oxides and isotopic labels can be used as raw materials or intermediates to prepare formula (I) ), its racemates, stereoisomers, tautomers, nitrogen oxides, prodrugs or pharmaceutically acceptable salts of isotopically labeled compounds.
  • the present invention also provides compounds of formula (I), their racemates, stereoisomers, tautomers, nitrogen oxides and isotopic labels in the preparation of compounds of formula (I), Use in prodrugs or pharmaceutically acceptable salts of racemates, stereoisomers, tautomers, nitrogen oxides, isotopic labels thereof.
  • the present invention also provides the following compounds:
  • the present invention also provides compounds represented by formula (I), their racemates, stereoisomers, tautomers, nitrogen oxides, isotopic labels, solvates, polymorphs, metabolites, esters, Use of at least one of a pharmaceutically acceptable salt or prodrug in the manufacture of a medicament that is an inhibitor of a protein kinase.
  • the drug has the function of modulating Rho-kinase.
  • the medicine can be used to prevent or treat diseases caused by high expression of one or more ROCKs or excessive activation of ROCKs, such as cardiovascular and cerebrovascular diseases, nervous system diseases, fibrotic diseases, eye diseases, tumors, arterial thrombosis disorders, Radiation damage, respiratory diseases, and autoimmune diseases, including atherosclerosis, acute coronary syndrome, hypertension, cerebral vasospasm, cerebral ischemia, ischemic stroke, restenosis, heart disease, cardiac failure, cardiac hypertrophy, myocardial ischemia-reperfusion injury, diabetes, diabetic nephropathy, cancer, neuronal degeneration (peripheral or central), neurological impairment, spinal cord injury, erectile dysfunction, platelet aggregation, leukocyte aggregation, glaucoma, Ocular hypertension, asthma, osteoporosis, pulmonary fibrosis (eg, idiopathic pulmonary fibrosis), liver fibrosis, renal fibrosis, COPD, renal dialysis (epithelial stability),
  • the present invention also provides a pharmaceutical composition
  • a pharmaceutical composition comprising a therapeutically effective amount of the compound represented by formula (I), its racemates, stereoisomers, tautomers, nitrogen oxides, isotopic labels, and solvents at least one of a compound, a polymorph, a metabolite, an ester, a pharmaceutically acceptable salt, or a prodrug.
  • the pharmaceutical composition may also optionally include pharmaceutically acceptable adjuvants, such as carriers and excipients.
  • the adjuvant may be at least one selected from the group consisting of disintegrants, glidants, lubricants, diluents or fillers, binders, colorants.
  • the pharmaceutical composition of the present invention has the function of regulating Rho-kinase.
  • the pharmaceutical composition can be used to prevent or treat diseases caused by high expression of one or more ROCKs or excessive activation of ROCKs, such as cardiovascular and cerebrovascular diseases, nervous system diseases, fibrotic diseases, eye diseases, tumors, and arterial thrombosis.
  • autoimmune diseases including atherosclerosis, acute coronary syndrome, hypertension, cerebral vasospasm, cerebral ischemia, ischemic stroke, restenosis, heart disease , heart failure, cardiac hypertrophy, myocardial ischemia-reperfusion injury, diabetes, diabetic nephropathy, cancer, neuronal degeneration (peripheral or central), nerve-damaging disease, spinal cord injury, erectile dysfunction, platelet aggregation, leukocyte aggregation, Glaucoma, ocular hypertension, asthma, osteoporosis, pulmonary fibrosis (eg, idiopathic pulmonary fibrosis), liver fibrosis, renal fibrosis, COPD, renal dialysis (epithelial stability), glomerulosclerosis and neuronal degeneration and inflammation.
  • atherosclerosis acute coronary syndrome, hypertension, cerebral vasospasm, cerebral ischemia, ischemic stroke, restenosis, heart disease , heart failure, cardiac hypertrophy, myocardial
  • the present invention also provides a method for modulating Rho-kinase function, comprising administering to an individual in need thereof an effective amount of the compound represented by formula (I), its racemate, stereoisomer, tautomer form, nitroxide, isotopic label, solvate, polymorph, metabolite, ester, pharmaceutically acceptable salt or prodrug or the pharmaceutical composition.
  • the method can be used to prevent or treat diseases caused by high expression of one or more ROCKs or over-activation of ROCKs.
  • the present invention also provides a method for preventing or treating diseases caused by high expression of one or more ROCKs or excessive activation of ROCKs, comprising administering an effective amount of the compound represented by the formula (I) to an individual in need thereof , its racemates, stereoisomers, tautomers, nitrogen oxides, isotopic labels, solvates, polymorphs, metabolites, esters, pharmaceutically acceptable salts or prodrugs or said pharmaceutical composition.
  • the diseases are, for example, cardiovascular and cerebrovascular diseases, neurological diseases, fibrotic diseases, eye diseases, tumors, arterial thrombosis disorders, radiation damage, respiratory system diseases, and autoimmune diseases, including atherosclerosis, acute coronary Arterial syndrome, hypertension, cerebral vasospasm, cerebral ischemia, ischemic stroke, restenosis, heart disease, heart failure, myocardial hypertrophy, myocardial ischemia-reperfusion injury, diabetes, diabetic nephropathy, cancer, neuronal degeneration (peripheral or central), neurologically damaging disorders, spinal cord injury, erectile dysfunction, platelet aggregation, leukocyte aggregation, glaucoma, ocular hypertension, asthma, osteoporosis, pulmonary fibrosis (eg, idiopathic pulmonary fibrosis) fibrosis), liver fibrosis, renal fibrosis, COPD, renal dialysis (epithelial stability), glomerulosclerosis, and neuronal de
  • compounds of formula (I) for use in modulating Rho-kinase function comprising administering to an individual in need thereof an effective amount of one or more compounds of the invention, or comprising said compounds pharmaceutical composition.
  • a compound of formula (I) for use in a method of preventing or treating one or more diseases caused by overexpression of ROCK or overactivation of ROCK, comprising administering to an individual in need thereof an effective amount
  • the diseases are, for example, cardiovascular and cerebrovascular diseases, neurological diseases, fibrotic diseases, eye diseases, tumors, arterial thrombosis disorders, radiation damage, respiratory system diseases, and autoimmune diseases, including atherosclerosis, acute coronary Arterial syndrome, hypertension, cerebral vasospasm, cerebral ischemia, ischemic stroke, restenosis, heart disease, heart failure, myocardial hypertrophy, myocardial ischemia-reperfusion injury, diabetes, diabetic nephropathy, cancer, neuronal degeneration (peripheral or central), neurologically damaging disorders, spinal cord injury, erectile dysfunction, platelet aggregation, leukocyte aggregation, glaucoma, ocular hypertension, asthma, osteoporosis, pulmonary fibrosis (eg, idiopathic pulmonary fibrosis) fibrosis), liver fibrosis, renal fibrosis, COPD, renal dialysis (epithelial stability), glomerulosclerosis, and neuronal de
  • this place represents the ligation site.
  • halogen refers to F, Cl, Br and I. In other words, F, Cl, Br and I may be described as “halogens" in this specification.
  • C 1-20 alkyl should be understood to mean a linear or branched saturated monovalent hydrocarbon group having 1 to 20 carbon atoms, preferably a C 1-6 alkyl group.
  • C 1-12 alkyl is understood to mean preferably a straight-chain or branched saturated monovalent hydrocarbon radical having 1, 2, 3, 4, 5, 6 carbon atoms.
  • the alkyl group is, for example, methyl, ethyl, propyl, butyl, pentyl, hexyl, isopropyl, isobutyl, sec-butyl, tert-butyl, isopentyl, 2-methylbutyl, 1-methylbutyl, 1-ethylpropyl, 1,2-dimethylpropyl, neopentyl, 1,1-dimethylpropyl, 4-methylpentyl, 3-methylpentyl , 2-methylpentyl, 1-methylpentyl, 2-ethylbutyl, 1-ethylbutyl, 3,3-dimethylbutyl, 2,2-dimethylbutyl, 1,1-dimethylbutyl, 2,3-dimethylbutyl, 1,3-dimethylbutyl or 1,2-dimethylbutyl, etc. or their isomers.
  • C 1-20 alkoxy means "-OC 1-20 alkyl" wherein C 1-20 alkyl is as defined above. It is preferably “C 1-6 alkoxy”.
  • C 3-20 cycloalkyl should be understood to mean a saturated monovalent monocyclic or bicyclic hydrocarbon ring having 3 to 20 carbon atoms, preferably “C 3-6 cycloalkyl”.
  • C3-6cycloalkyl is understood to mean a saturated monovalent monocyclic or bicyclic hydrocarbon ring having 3, 4, 5, 6 carbon atoms.
  • the C 3-6 cycloalkyl group may be a monocyclic hydrocarbon group, such as cyclopropyl, cyclobutyl, cyclopentyl, and cyclohexyl.
  • heterocyclyl means a saturated monovalent monocyclic or bicyclic hydrocarbon ring containing 1-5 heteroatoms independently selected from N, O and S, preferably “3-6 membered heterocyclyl” ".
  • 3-6 membered heterocyclyl means a saturated monovalent monocyclic or bicyclic hydrocarbon ring containing 1-5, preferably 1-3 heteroatoms selected from N, O and S.
  • the heterocyclyl group can be attached to the remainder of the molecule through any of the carbon atoms or a nitrogen atom, if present.
  • the heterocyclic group may include, but is not limited to: 4-membered ring, such as azetidinyl, oxetanyl; 5-membered ring, such as tetrahydrofuranyl, dioxolyl, pyrrole Alkyl, imidazolidinyl, pyrazolidinyl, pyrrolinyl; or 6-membered ring, such as tetrahydropyranyl, piperidinyl, morpholinyl, dithianyl, thiomorpholinyl, piperazinyl or trithianyl.
  • the heterocyclic group is non-aromatic.
  • C6-20 aryl should be understood to mean a monovalent aromatic or partially aromatic monocyclic, bicyclic or tricyclic hydrocarbon ring having 6 to 20 carbon atoms, preferably a " C6-12 aryl".
  • C 6-12 aryl is to be understood as preferably denoting a monovalent aromatic or partially aromatic monocyclic, bicyclic or tricyclic hydrocarbon ring having 6, 7, 8, 9, 10, 11, 12 carbon atoms ("C 6-12 aryl”), especially a ring with 6 carbon atoms (“C 6 aryl”), such as phenyl; or biphenyl, or a ring with 9 carbon atoms (“C aryl”) 9 aryl”), such as indanyl or indenyl, or a ring having 10 carbon atoms ("C 10 aryl”), such as tetrahydronaphthyl, dihydronaphthyl or naphthyl.
  • 5-20 membered heteroaryl is understood to include monovalent monocyclic, bicyclic or tricyclic aromatic ring systems having 5 to 20 ring atoms and containing 1 to 5 atoms independently selected from N, O and a heteroatom of S, eg "5-12 membered heteroaryl".
  • the term "5-12 membered heteroaryl” is understood to include monovalent monocyclic, bicyclic or tricyclic aromatic ring systems having 5, 6, 7, 8, 9, 10, 11, 12 ring atoms , in particular 5 or 6 or 9 or 10 carbon atoms, and which contain 1 to 5, preferably 1 to 3, heteroatoms each independently selected from N, O and S and, in addition, in each case may be benzene and fused.
  • heteroaryl is selected from the group consisting of thienyl, furyl, pyrrolyl, oxazolyl, thiazolyl, imidazolyl, pyrazolyl, isoxazolyl, isothiazolyl, oxadiazolyl, triazolyl, thiazolyl oxazolyl, thi-4H-pyrazolyl, etc.
  • a heterocyclyl, heteroaryl or heteroarylene group includes all possible isomeric forms thereof, such as positional isomers thereof.
  • pyridyl or pyridylene includes pyridin-2-yl, pyridin-2-yl, pyridin-3-yl, pyridin-3-yl, pyridin-4-yl and pyridin-4-yl;
  • thienyl or thienylene includes thien-2-yl, thien-2-yl, thien-3-yl and thien-3-yl.
  • the above group definition refers to the numerical range, for example, the numerical range in C 1-20 , 3-20, C 6-20 or 5-20, etc., represents any integer in the endpoint and both ends of the numerical range. . It is not limited to including only two ends.
  • the term "leaving group” shall mean a charged or uncharged atom or group that leaves during a substitution or displacement reaction. Suitable examples include, but are not limited to, H, F, Br, Cl, I, mesylate, tosylate, and the like.
  • any sensitive or reactive groups on the molecule of interest may be necessary and/or desirable to protect any sensitive or reactive groups on the molecule of interest. This can be accomplished by conventional protecting groups, such as those described in textbooks or reference books in the field. Protecting groups can be removed at a convenient subsequent stage using methods known in the art. Those skilled in the art will recognize that, depending on the particular protecting group, other agents can be used for deprotection step, including but not limited to Pd / C, Pd (OH) 2, PdCl 2, Pd (OAc) 2 / et 3 SiH, Raney nickel, a suitably selected acid, suitably selected bases, fluorides and the like.
  • the target compound can be isolated according to known methods, eg by extraction, filtration or column chromatography.
  • the compounds of the present invention may be chiral and thus may exist in various enantiomeric forms. Thus these compounds may exist in racemic or optically active forms.
  • the compounds of the present invention or their intermediates can be separated into enantiomeric compounds by chemical or physical methods well known to those skilled in the art, or used in this form for synthesis. In the case of racemic amines, diastereomers are prepared from the mixture by reaction with an optically active resolving agent.
  • suitable resolving agents are optically active acids such as the R and S forms of tartaric acid, diacetyltartaric acid, dibenzoyltartaric acid, mandelic acid, malic acid, lactic acid, suitable N-protected amino acids such as N- Benzoylproline or N-benzenesulfonylproline) or various optically active camphorsulfonic acids. It is also possible to use optically active resolving agents such as dinitrobenzoylphenylglycine, cellulose triacetate or other carbohydrate derivatives or chiral derivatized methacrylate polymers immobilized on silica gel. Chromatographic enantiomeric resolution is advantageously performed. Suitable eluents for this purpose are aqueous or alcoholic solvent mixtures, eg hexane/isopropanol/acetonitrile.
  • N-oxides of heterocycles and tertiary amines are well known to those skilled in the art and include the use of peroxyacids such as peracetic acid and m-chloroperoxybenzoic acid (MCPBA), peroxyacids Hydrogen oxide, alkyl hydroperoxides such as t-butyl hydroperoxide, sodium perborate, and dioxiranes such as dimethyldioxirane oxidize heterocycles and tertiary amines.
  • MCPBA m-chloroperoxybenzoic acid
  • Hydrogen oxide alkyl hydroperoxides such as t-butyl hydroperoxide
  • sodium perborate sodium perborate
  • dioxiranes such as dimethyldioxirane oxidize heterocycles and tertiary amines.
  • Pharmaceutically acceptable salts may be, for example, acid addition salts of sufficiently basic compounds of the invention having nitrogen atoms in the chain or ring, such as acid addition salts with inorganic acids such as hydrochloric acid, hydrofluoric acid acid, hydrobromic acid, hydroiodic acid, sulfuric acid, pyrosulfuric acid, phosphoric acid or nitric acid, or hydrogen sulfate, or acid addition salts with organic acids such as formic acid, acetic acid, acetoacetic acid, pyruvic acid, trifluoroacetic acid , propionic acid, butyric acid, caproic acid, heptanoic acid, undecanoic acid, lauric acid, benzoic acid, salicylic acid, 2-(4-hydroxybenzoyl)benzoic acid, camphoric acid, cinnamic acid, cyclopentane Propionic acid, digluconic acid, 3-hydroxy-2-naphthoic acid, niacin, pamoic
  • alkali metal salts eg sodium or potassium salts
  • alkaline earth metal salts eg calcium or magnesium salts
  • ammonium salts or salts with organic bases that provide physiologically acceptable cations, such as salts with sodium ions, potassium ions, N-methylglucamine, dimethylglucamine, ethylglucamine, Lysine, Dicyclohexylamine, 1,6-Hexanediamine, Ethanolamine, Glucosamine, Meglumine, Sarcosine, Serinol, Trishydroxymethylaminomethane, Aminopropanediol, 1-Amino-2 , 3,4-Butanetriol.
  • such pharmaceutically acceptable salts include salts of the group -COOH with sodium ions, potassium ions, calcium ions, magnesium ions, N-methylglucamine, dimethylglucamine, Ethylglucosamine, lysine, dicyclohexylamine, 1,6-hexanediamine, ethanolamine, glucosamine, meglumine, sarcosine, serinol, trihydroxymethylaminomethane, aminopropylene glycol , 1-amino-2,3,4-butanetriol.
  • basic nitrogen-containing groups can be quaternized with the following reagents: lower alkyl halides such as methyl, ethyl, propyl and butyl chlorides, bromides and iodides; dialkyl sulfates such as sulfuric acid Dimethyl, diethyl, dibutyl, and dipentyl sulfates; long-chain halides such as decyl, lauryl, myristyl, and stearyl chlorides, bromides, and iodides; aralkyl groups Halides such as benzyl and phenethyl bromide etc.
  • lower alkyl halides such as methyl, ethyl, propyl and butyl chlorides, bromides and iodides
  • dialkyl sulfates such as sulfuric acid Dimethyl, diethyl, dibutyl, and dipentyl sulfates
  • long-chain halides such as decyl,
  • pharmaceutically acceptable salts include hydrochloride, sulfate, nitrate, bisulfate, hydrobromide, acetate, oxalate, citrate, mesylate, formate or Meglumine salts, etc.
  • the "pharmaceutically acceptable salt” includes not only the salts formed on one of the salt-forming sites of the compounds of the present invention, but also 2, 3 or all of them. Salts formed on salt-forming sites.
  • the molar ratio of the compound of formula (I) to the acid ion (anion) or base cation required for salt formation in the "pharmaceutically acceptable salt” can vary within a wide range, for example, it can be 4 :1 ⁇ 1:4, such as 3:1, 2:1, 1:1, 1:2, 1:3, etc.
  • pharmaceutically acceptable anions include anions selected from the group consisting of ionized inorganic or organic acids.
  • the "inorganic acid” includes, but is not limited to, hydrochloric acid, hydrofluoric acid, hydrobromic acid, hydroiodic acid, sulfuric acid, pyrosulfuric acid, phosphoric acid, or nitric acid.
  • the "organic acid” includes but is not limited to formic acid, acetic acid, acetoacetic acid, pyruvic acid, trifluoroacetic acid, propionic acid, butyric acid, caproic acid, heptanoic acid, undecanoic acid, lauric acid, benzoic acid, salicylic acid , 2-(4-hydroxybenzoyl)benzoic acid, camphoric acid, cinnamic acid, cyclopentanepropionic acid, digluconic acid, 3-hydroxy-2-naphthoic acid, niacin, pamoic acid, pectin ester acid , Persulfuric acid, 3-phenylpropionic acid, picric acid, pivalic acid, 2-hydroxyethanesulfonic acid, itaconic acid, sulfamic acid, trifluoromethanesulfonic acid, dodecyl sulfuric acid, ethanesulfonic acid, benzene Sulfonic acid
  • tautomer refers to an isomer of a functional group resulting from the rapid movement of an atom in two positions in a molecule.
  • the compounds of the present invention may exhibit tautomerism.
  • Tautomeric compounds can exist as two or more interconvertible species.
  • Proton tautomers arise from the migration of covalently bonded hydrogen atoms between two atoms.
  • Tautomers generally exist in equilibrium, and attempts to separate individual tautomers usually result in a mixture whose physicochemical properties are consistent with a mixture of compounds. The position of equilibrium depends on the chemical properties within the molecule.
  • the ketone form predominates; in phenols, the enol form predominates.
  • the present invention encompasses all tautomeric forms of the compounds.
  • an effective amount refers to an amount of a compound of the present invention sufficient to achieve the intended application, including but not limited to disease treatment as defined below.
  • a therapeutically effective amount may vary depending on the intended application (in vitro or in vivo), or the subject and disease condition being treated such as the weight and age of the subject, the severity of the disease condition and the mode of administration, etc., which It can be easily determined by one of ordinary skill in the art.
  • the specific dose will vary depending on the particular compound chosen, the dosing regimen followed, whether it is administered in combination with other compounds, the timing of administration, the tissue to which it is administered, and the physical delivery system on which it is carried.
  • excipient refers to a pharmaceutically acceptable inert ingredient.
  • classes of excipients include, without limitation, binders, disintegrants, lubricants, glidants, stabilizers, fillers, diluents, and the like. Excipients can enhance the handling characteristics of a pharmaceutical formulation, ie make the formulation more suitable for direct compression by increasing flowability and/or stickiness.
  • Examples of typical pharmaceutically acceptable carriers suitable for use in the above formulations are: carbohydrates such as lactose, sucrose, mannitol and sorbitol; starches such as corn starch, tapioca starch and potato starch; cellulose and its derivatives, Examples include sodium carboxymethylcellulose, ethylcellulose and methylcellulose; calcium phosphates such as dicalcium phosphate and tricalcium phosphate; sodium sulfate; calcium sulfate; polyvinylpyrrolidone; polyvinyl alcohol; stearic acid; Alkaline earth metal salts of fatty acids such as magnesium stearate and calcium stearate; stearic acid; vegetable oils such as peanut oil, cottonseed oil, sesame oil, olive oil and corn oil; nonionic, cationic and anionic surfactants; ethyl acetate Glycol polymers; fatty alcohols; and cereal hydrolyzed solids and other non-toxic compatible fillers, binders, disintegrants,
  • the compounds provided by the present invention have excellent ROCK inhibitory activity. In particular, it exhibits good selective inhibition of ROCK2 kinase. In addition, the compounds of the present invention have good safety and metabolic stability, and have high bioavailability. Finally, the compound of the present invention has a simple preparation method and is easy to purify, so it has a good application prospect.
  • DMF N,N-dimethylformamide
  • DCM dichloromethane
  • TEA triethylamine
  • DMAP 4-dimethylaminopyridine
  • DIEA N,N-diisopropylethylamine
  • THF tetrahydrofuran
  • DME ethylene glycol dimethyl ether
  • CDI N,N'-carbonyldiimidazole
  • MsCl methylsulfonyl chloride
  • DIPEA N,N-diisopropylethylamine
  • HATU 2-(7-azobenzene triazole)-N,N,N',N'-tetramethylurea hexafluorophosphate
  • DMSO dimethyl sulfoxide
  • EA ethyl acetate
  • MeOH methanol
  • EtOH ethanol
  • MeCN acetonitrile
  • NCS N-chlorosuccinimide
  • n-BuOH N
  • 3,3-Difluorocyclobutane-1-amine (1.00 g, 9.34 mmol) was dissolved in a mixed solvent of methanol (10 mL) and saturated aqueous sodium carbonate solution (10 mL), and di-tert-butyl dicarbonate was added to the system at room temperature Ester (2.45 g, 11.20 mmol). The reaction system was stirred at room temperature overnight. The product was precipitated from the system. After filtration, the filter cake was taken and spun to dry to obtain 1.35 g of (3,3-difluorocyclobutane) tert-butyl carbamate as a crude white solid product, with a yield of 70.2%.
  • tert-butyl (3,3-difluorocyclobutane)carbamate (900 mg, 4.34 mmol) was dissolved in anhydrous N,N-dimethylformamide (10 mL), cooled to 0 °C, and batched After adding sodium hydride (60%, 208 mg, 5.21 mmol), the temperature was stirred for 0.5 hours, and in an ice-water bath, iodomethane (1.23 g, 8.69 mmol) was added dropwise, and the reaction was stirred at room temperature overnight.
  • ethyl 1-tert-butoxycarbonyl-pyrrolo[2,3-c]pyridine-2-carboxylate (7.2 g, 24.7 mmol) was dissolved in dry DMF (50 mL), and benzyl bromide ( 4.2 g, 24.7 mmol), reacted at 80° C. for 4 hours, concentrated under reduced pressure, dissolved the obtained solid in ethanol (50 mL), added sodium borohydride (934 mg, 24.7 mmol) to the reaction solution, and reacted at room temperature for 3 hours.
  • ethyl 6-tert-butoxycarbonyl-4,5,7-trihydro-1H-pyrrolo[2,3-c]pyridine-2-carboxylate (1.8 g, 6.1 mmol) was dissolved in tetrahydrofuran ( 20mL), cooled to 0°C, added sodium hydride (364mg, 9.1mmol, 60%) to the reaction system, stirred at this temperature for 30 minutes, added iodomethane (1.7g, 12.2mmol) dropwise, and reacted at room temperature for 2 hours .
  • 6-tert-Butoxycarbonyl-4,5,7-trihydro-1H-pyrrolo[2,3-c]pyridine-2-carboxylic acid ethyl ester (1.8 g, 5.8 mmol) was dissolved in anhydrous dichloromethane (20 mL), trifluoroacetic acid (5 mL) was added, and the mixture was reacted at room temperature for 3 hours.
  • Ethyl 5,6,7,8-tetrahydroimidazo[1,2-a]pyrazine-2-carboxylate (310 mg, 1.59 mmol), 4-(4-((2-chloropyrimidine-4- (589 mg, 1.59 mmol) and N,N-diisopropylethylamine (570 mg, 4.42 mmol) were dissolved in n-butanol (5 mL). ), the reaction was stirred at 120°C for 5 hours. Add water (20 mL) to dilute, extract with ethyl acetate (15 mL*3), combine the organic phases, dry over anhydrous sodium sulfate, filter and concentrate.
  • Methyl 1-(2-((tert-butoxycarbonyl)amino)ethyl)-5-(hydroxymethyl)-1H-pyrazole-3-carboxylate 400 mg, 1.33 mmol was dissolved in anhydrous dichloromethane In methane (5 mL), triethylamine (201 mg, 2.00 mmol) was added, and methylsulfonyl chloride (182 mg, 1.59 mmol) was added dropwise at 0° C., and the mixture was stirred at room temperature for 1.5 h.
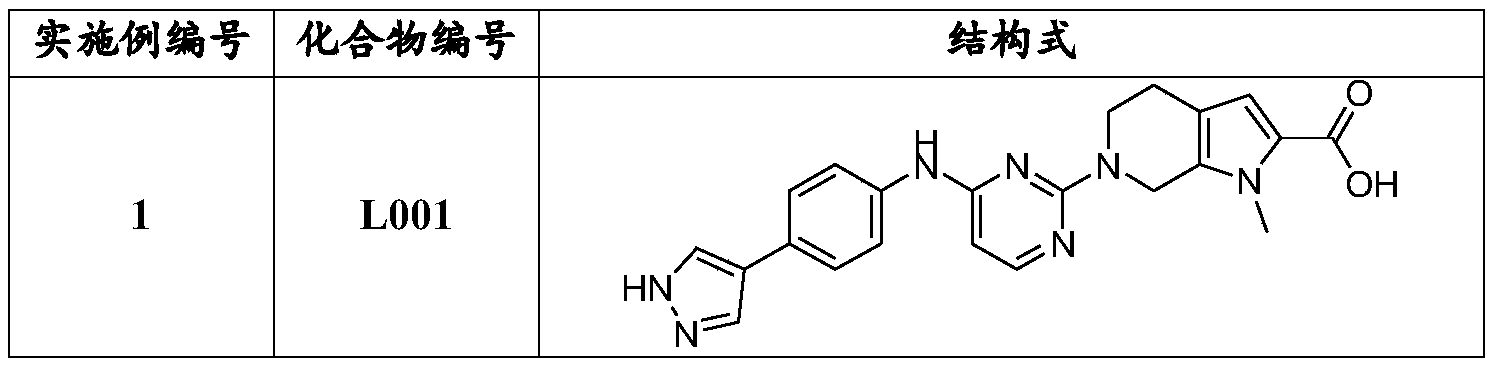
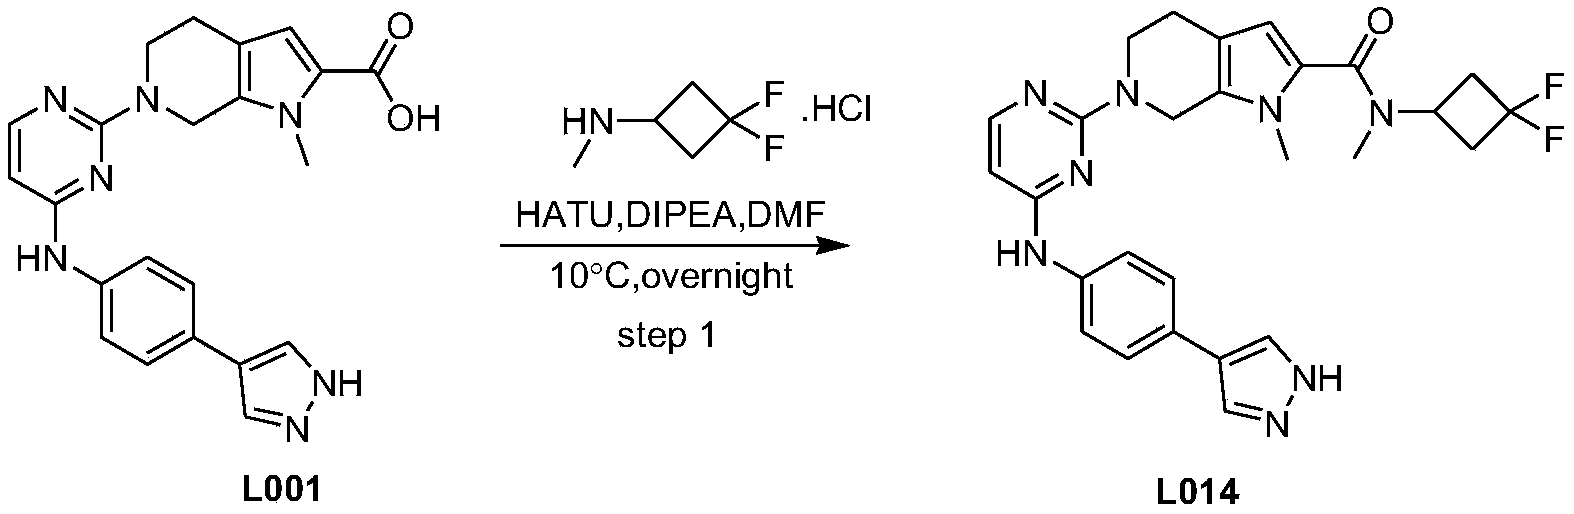
  • 3,3-Difluoroazetidine (67 mg, 0.7 mmol) was dissolved in DMF (10 mL) and 6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidine was added -2-yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridine-2-carboxylic acid (L001) (200 mg, 0.5 mmol), HATU (547 mg, 1.4 mmol), DIEA (186 mg, 1.4 mmol), and reacted at room temperature for 2 hours.
  • L001 6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidine was added -2-yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridine-2-carboxylic acid (L001) (200 mg, 0.5 mmol), HATU
  • 6-tert-Butoxycarbonyl-1-methyl-4,5,7-trihydro-1H-pyrrolo[2,3-c]pyridine-2-carboxylate ethyl ester (4.0 g, 12.9 mmol) was dissolved in In methanol (40 mL), sodium hydroxide solution (38.7 mL, 1N) was added, and the mixture was reacted at 50°C for 2 hours.
  • 6-(tert-Butoxycarbonyl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridine-2-carboxylic acid (2.4 g, 8.5 mmol) was dissolved in anhydrous DMF (20 mL), added 3,3-difluoroazetidine hydrochloric acid (1.2 g, 12.8 mmol), HATU (4.9 g, 12.8 mmol), DIEA (3.3 g, 25.6 mmol), room temperature React for 1 hour.
  • Example 7 Compound 2-(4-((2-(2-(3,3-difluoroazetidine-1-carbonyl)-1-methyl-1,4,5,7-tetrahydro-6H - Preparation of pyrrolo[2,3-c]pyridin-6-yl)pyrimidin-4-yl)amino)-2-fluorophenoxy)nicotinamide (L007)
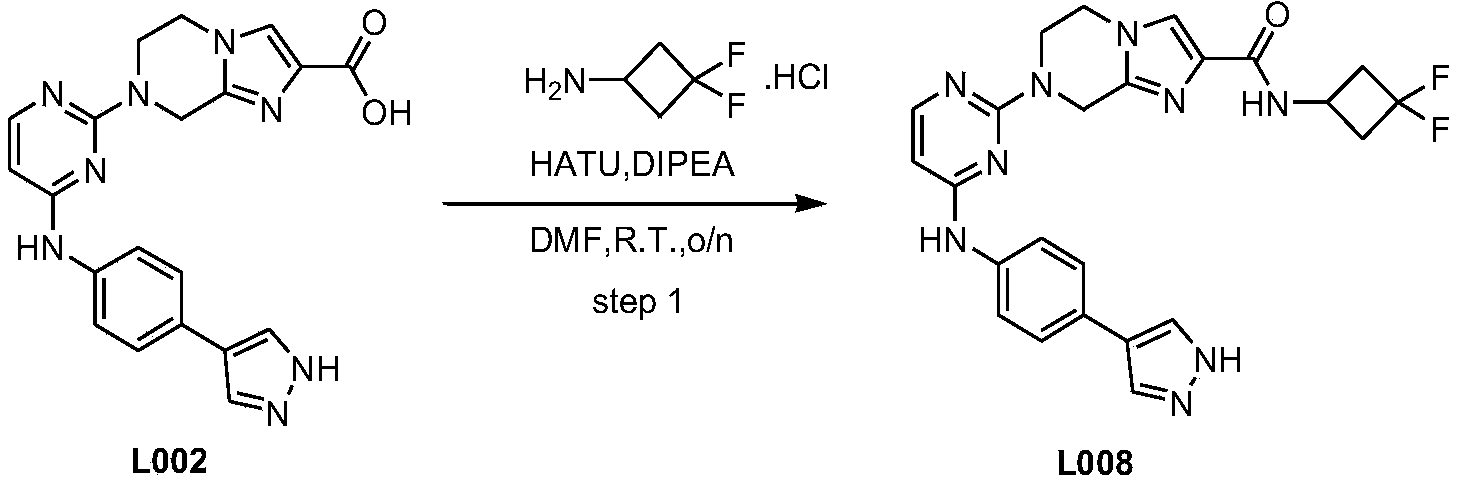
  • Example 8 Compound 7-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidin-2-yl)-N-(3,3-difluorocyclobutyl)- Preparation of 5,6,7,8-tetrahydroimidazo[1,2-a]pyrazine-2-carboxamide (L008)
  • 1H-Indazole-5-carboxylic acid (1.50 g, 9.26 mmol) was dissolved in anhydrous N,N-dimethylformamide (30 mL), and 3,3-difluorotrimethylimide hydrochloride was added ( 1.31g, 10.18mmol), 2-(7-azobenzotriazole)-N,N,N',N'-tetramethylurea hexafluorophosphate (3.86g, 10.18mmol) and N,N - Diisopropylethylamine (4.78 g, 37.04 mmol), stirred at room temperature for 4 h.
  • N-(4-Bromophenyl)-2-chloropyrimidin-4-amine 800 mg, 2.82 mmol was dissolved in acetonitrile (5 mL) and (3,3-difluoroazetidin-1-yl) ( 1H-Indazol-5-yl)methanone (735 mg, 3.10 mmol) and acetic acid (0.1 mL) were stirred at 140 °C in microwave for 1 h.
  • diethyl 1H-pyrrole-2,4-dicarboxylate (2.5 g, 11.8 mmol) was dissolved in anhydrous DMSO (20 mL), and tert-butyl (2-bromoethyl)carbamate (7.9 g, 35.4 mmol), potassium carbonate (4.9 g, 35.4 mmol), stirred at 80°C overnight.
  • ethyl 1-carbonyl-1,2,3,4-tetrahydropyrrolo[1,2-a]pyrazine-7-carboxylate 600 mg, 3.1 mmol was dissolved in anhydrous tetrahydrofuran (10 mL)
  • borane (12.4 mL, 12.4 mmol) was added, and the mixture was stirred at 80°C for 3 hours.
  • ethyl 1,2,3,4-tetrahydropyrrolo[1,2-a]pyrazine-7-carboxylate 200 mg, 1.0 mmol was dissolved in n-butanol (5 mL), and 4 -(4-((2-Chloropyrimidin-4-yl)amino)phenyl)-1H-pyrazole-1-carboxylate tert-butyl ester (408 mg, 1.1 mmol), DIEA (400 mg, 3.1 mmol), 120°C Stir for 12 hours.
  • Example 16 Compound (3,3-difluoroazetidin-1-yl)(6-(4-((3-fluoro-4-(3-fluoro-1H-pyrazol-4-yl)phenyl) )amino)pyrimidin-2-yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)methanone
  • N-(4-Bromo-3-fluorophenyl)-2-chloropyrimidin-4-amine 500 mg, 1.6 mmol
  • n-butanol 5 mL
  • 3,3-difluoroazetidine was added
  • -1-yl)(1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)methanone 421 mg, 1.6 mmol
  • DIEA 639 mg, 4.9 mmol
  • Example 19 Compound (3,3-difluoroazetidin-1-yl)(6-(4-(4-(3-fluoro-1H-pyrazol-4-yl)benzyl)pyrimidine-2 -yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)methanone (L019) prepared
  • N-(4-Bromophenyl)-2-chloropyrimidin-4-amine 150 mg, 0.5 mmol was dissolved in n-butanol (5 mL), (3,3-difluoroazetidin-1-yl) was added ) (1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)methanone (127 mg, 0.5 mmol), DIEA (129 mg, 1 mmol) , the temperature was raised to 120 °C, and the reaction was carried out for 8 hours.
  • Example 20 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidin-2-yl)-1,4,4-trimethyl-4,5 ,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L020) was prepared
  • Ethyl pyrrole-2-carboxylate (6.9 g, 49.6 mmol) and aluminum trichloride (13.2 g, 99.2 mmol) were added to 1,2-dichloroethane-nitromethane (1:1, 100 mL), The temperature was lowered to -20°C, dichloro(methoxy)methane (11.4 g, 99.2 mmol) was added dropwise, stirring was continued for 1 hour, and it was allowed to stand at -20°C overnight.
  • ethyl 4-(cyanomethyl)-1H-pyrrole-2-carboxylate 300 mg, 1.68 mmol was added to N,N-dimethylformamide (5 mL) and cooled to - At 50°C, sodium hydride (336.0 g, 8.4 mmol) was added, methyl iodide (1.19 g, 8.4 mmol) was added dropwise, and after stirring for 0.5 hours, the reaction was heated to -5°C and stirred for 3 hours.
  • compound L023 and compound L024 refer to the methods described in Example 1, Example 4, Example 5, Example 9, Example 10, Example 12, and Example 14 above.
  • Example 18 L018 519.1
  • Example 21 L021 609.3
  • Example 22 L022 506.3
  • Example 23 L023 510.3
  • Example 24 L024 503.3 .
  • Example 25 Compound (2-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidin-2-yl)-1,2,3,4-tetrahydropyrrolo[ Preparation of 1,2-a]pyrazin-7-yl)(3,3-difluoroazetidin-1-yl)methanone (L025)
  • Example 26 compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-5-methoxypyrimidin-2-yl)-1-methyl-4, Preparation of 5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L026)
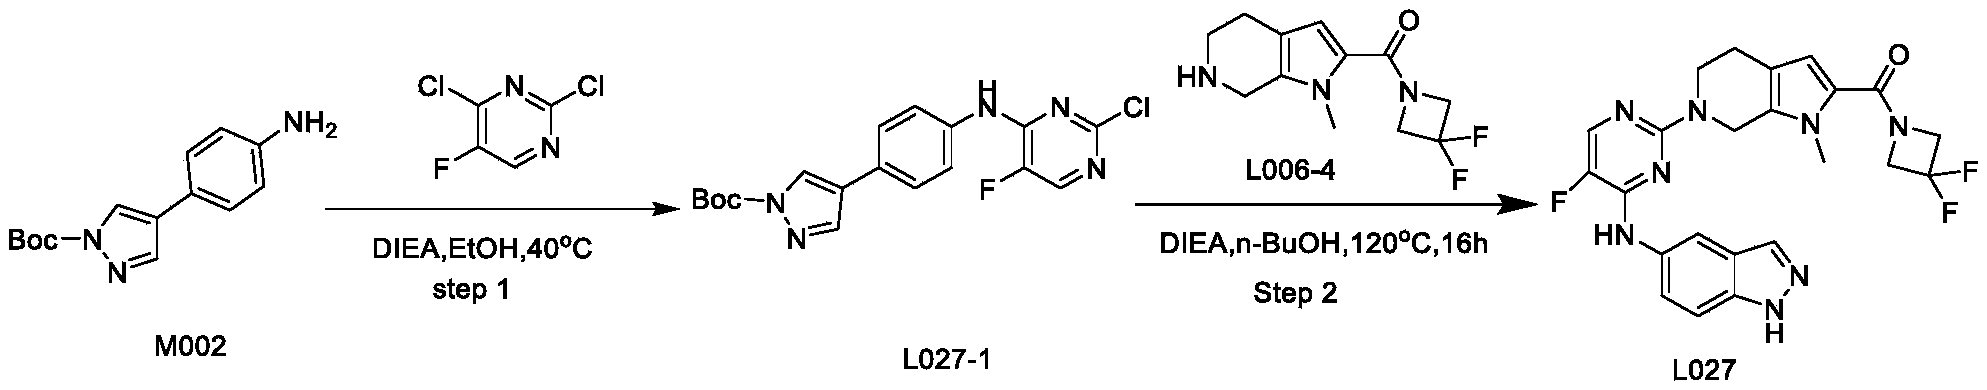
  • 2,4-Dichloro-5-methoxypyrimidine 300 mg, 1.68 mmol was dissolved in isopropanol (5 mL) and tert-butyl 4-(4-aminophenyl)-1H-pyrazole- 1-Carboxylic acid ester (436 mg, 1.68 mmol) and N,N-diisopropylethylamine (1.30 g, 10.08 mmol) were stirred at 120° C. for 16 h under nitrogen protection.
  • N-(4-(1H-pyrazol-4-yl)phenyl)-2-chloro-5-methoxypyrimidin-4-amine 100 mg, 0.33 mmol
  • isopropanol 0.5 mL
  • 3,3-difluoroazetidin-1-yl)(1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl ) ketone hydrochloride 116 mg, 0.40 mmol
  • N,N-diisopropylethylamine 155 mg, 1.20 mmol
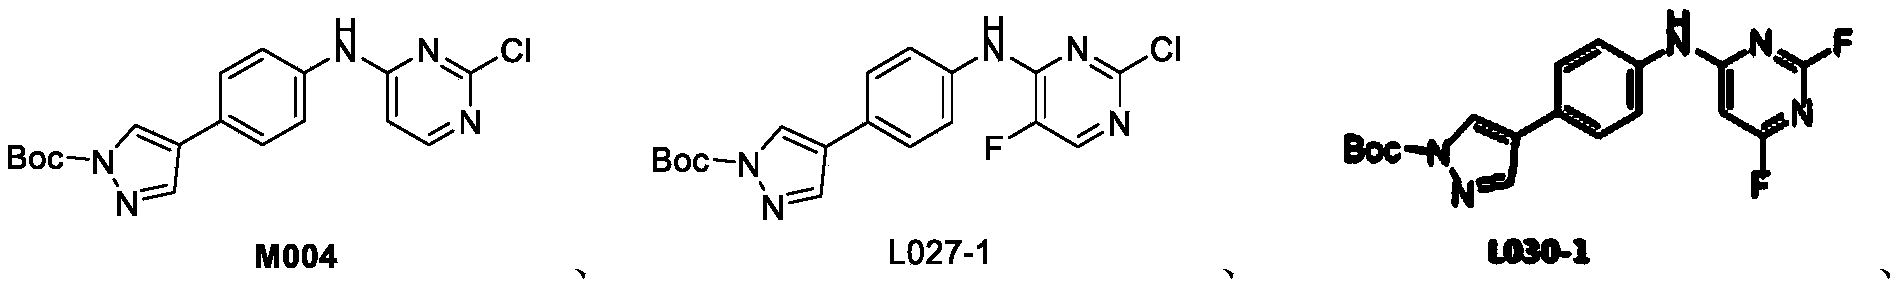
  • Example 27 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-5-fluoropyrimidin-2-yl)-1-methyl-4,5, Preparation of 6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L027)
  • Example 28 Compound (2-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidin-2-yl)-1,2,3,4-tetrahydroisoquinoline Preparation of -7-yl)(3,3-difluoroazetidin-1-yl)methanone (L028)
  • Example 30 compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-6-fluoropyrimidin-2-yl)-1-methyl-4,5, Preparation of 6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L030)
  • Example 31 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-7,8-dihydro-5H-pyrrolo[4,3-d]pyrimidine -2-yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridine-2-yl)(3,3-difluoroazetidine Preparation of Alkyl-1-yl)methanone (L031)
  • Example 32 Compound 2,2,2-trifluoroethyl 6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidin-2-yl)-1-methyl Preparation of -4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridine-2-carboxylate (L032)
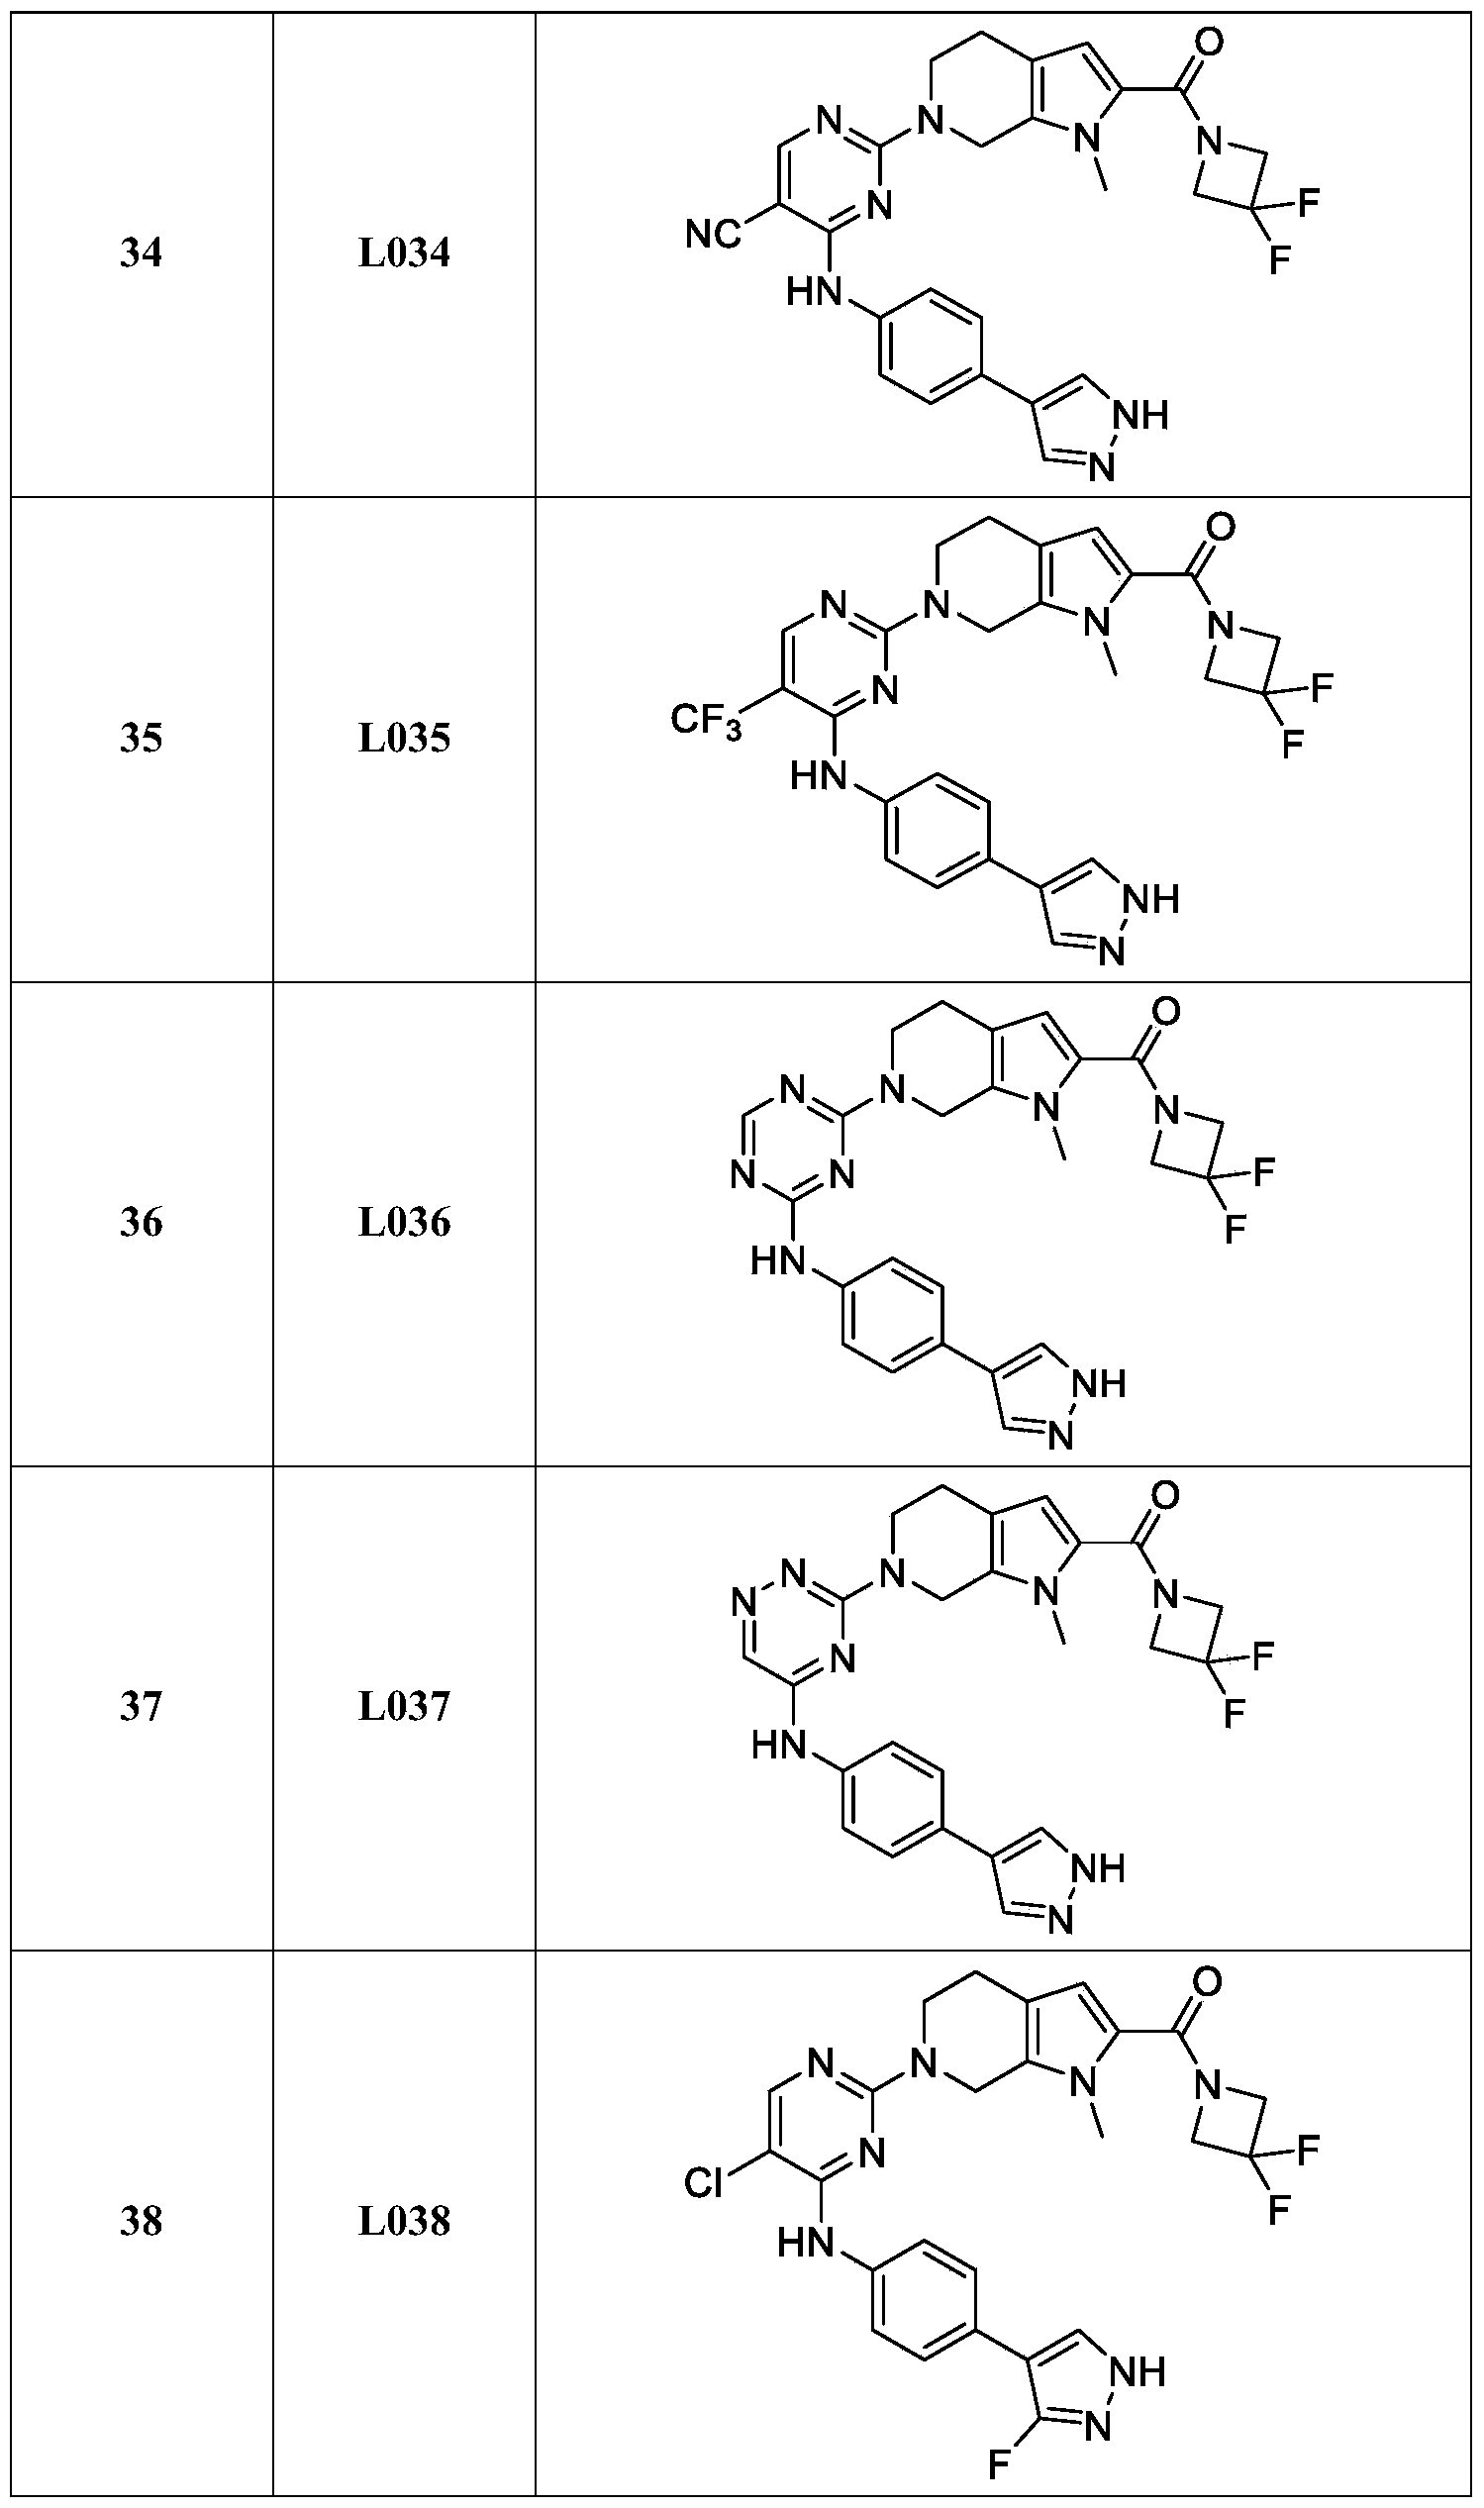
  • Example 34 Compound 4-((4-(1H-pyrazol-4-yl)phenyl)amino)-2-(2-(3,3-difluoroazetidine-1-carbonyl)-1- Preparation of methyl-4,5-dihydro-1H-pyrrolo[2,3-c]pyridin-6(7H)-yl)pyrimidine-5-carbonitrile (L034)
  • Example 35 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-5-(trifluoromethyl)pyrimidin-2-yl)-1-methyl -4,5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L035) preparation
  • Example 36 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-1,3,5-triazin-2-yl)-1-methyl- 4,5,6,7-Tetrahydro-1H-pyrrolo(2,3-c)pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L036) preparation
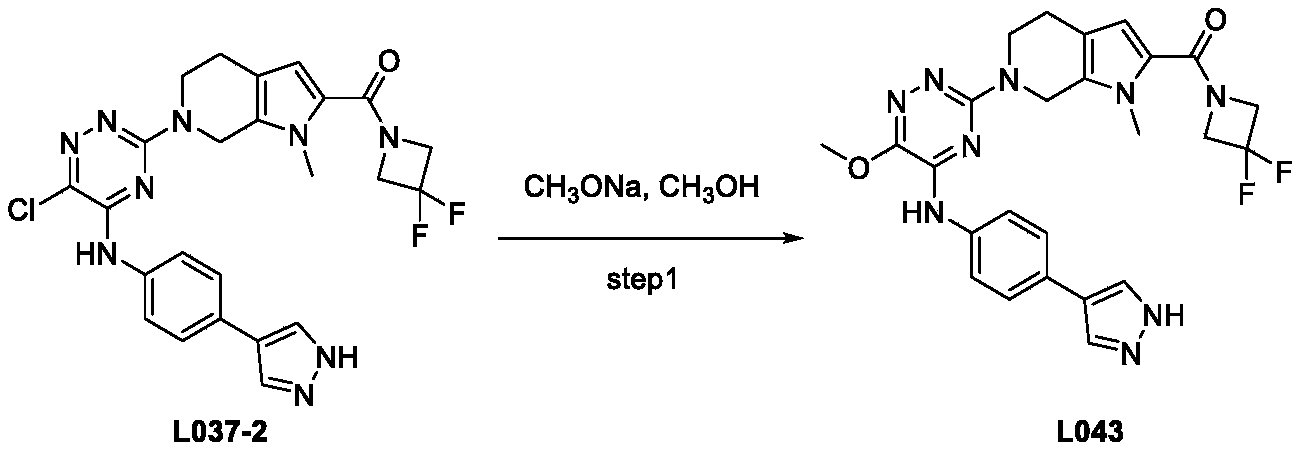
  • Example 37 Compound (6-(5-((4-(1H-pyrazol-4-yl)phenyl)amino)-1,2,4-triazin-3-yl)-1-methyl- 4,5,6,7-Tetrahydro-1H-pyrrolo(2,3-c)pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L037) preparation
  • Example 38 Compound (6-(5-chloro-4-((4-(3-fluoro-1H-pyrazol-4-yl)phenyl)amino)pyrimidin-2-yl)-1-methyl- Preparation of 4,5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L038)
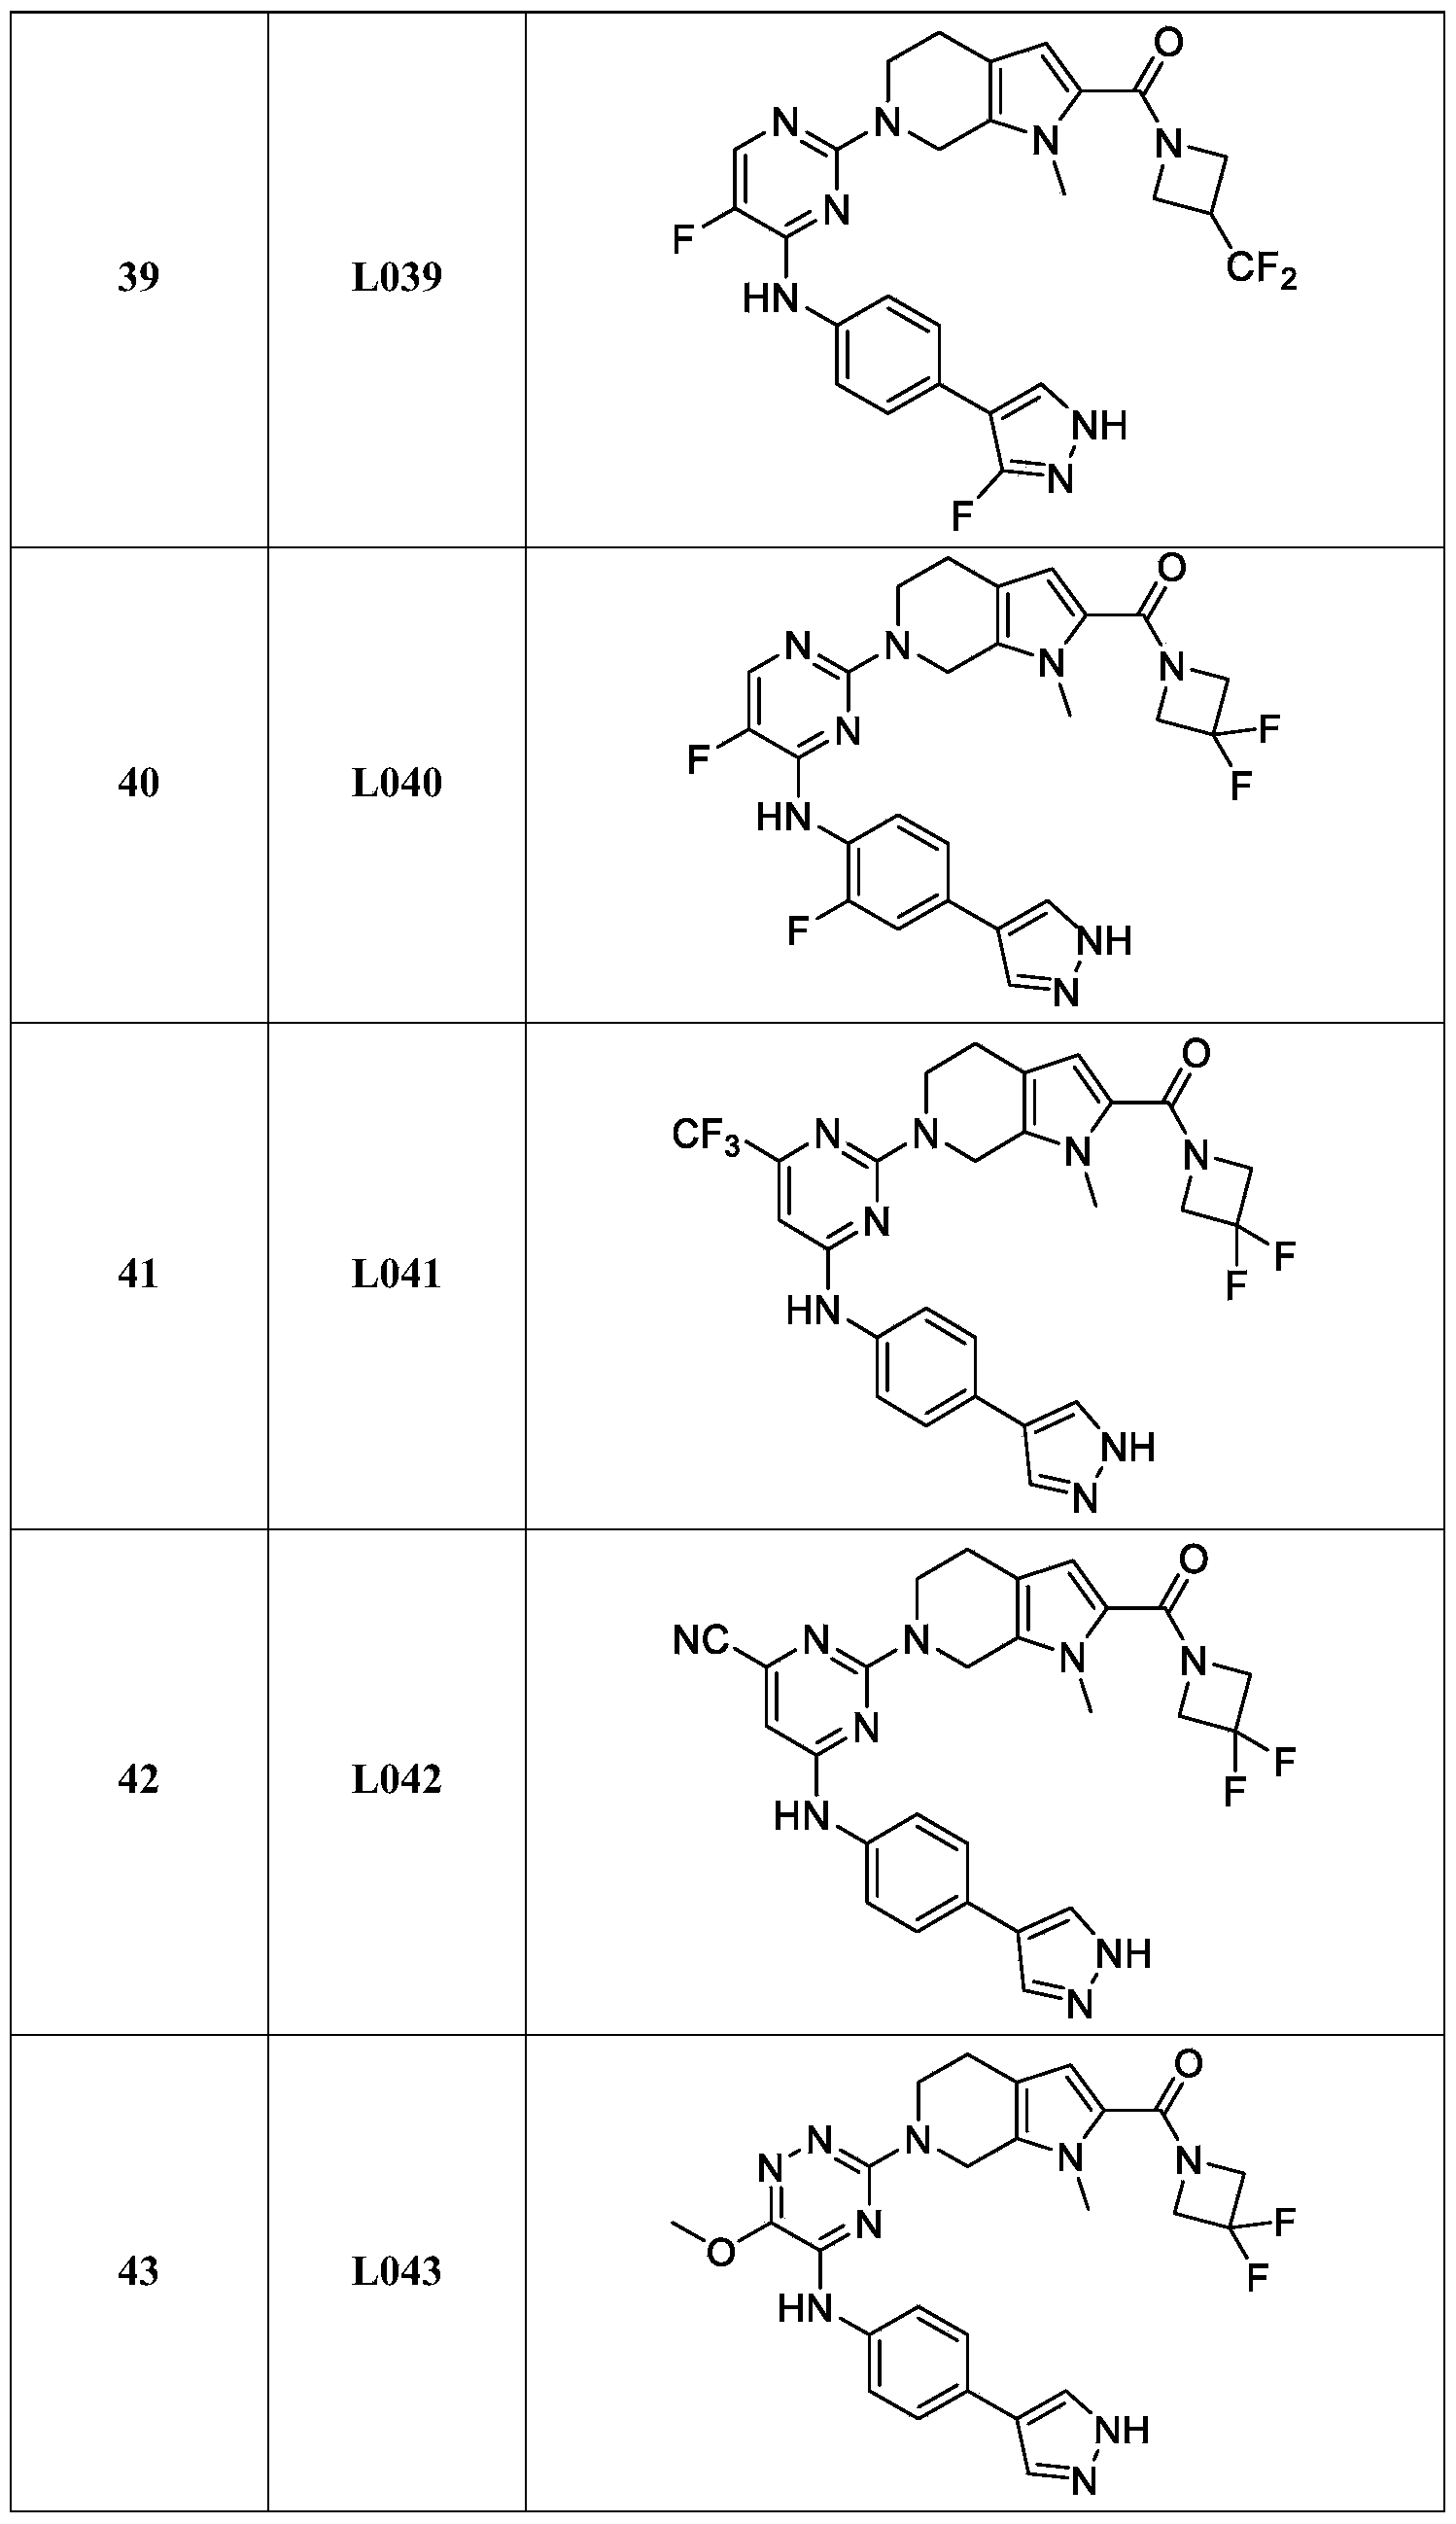
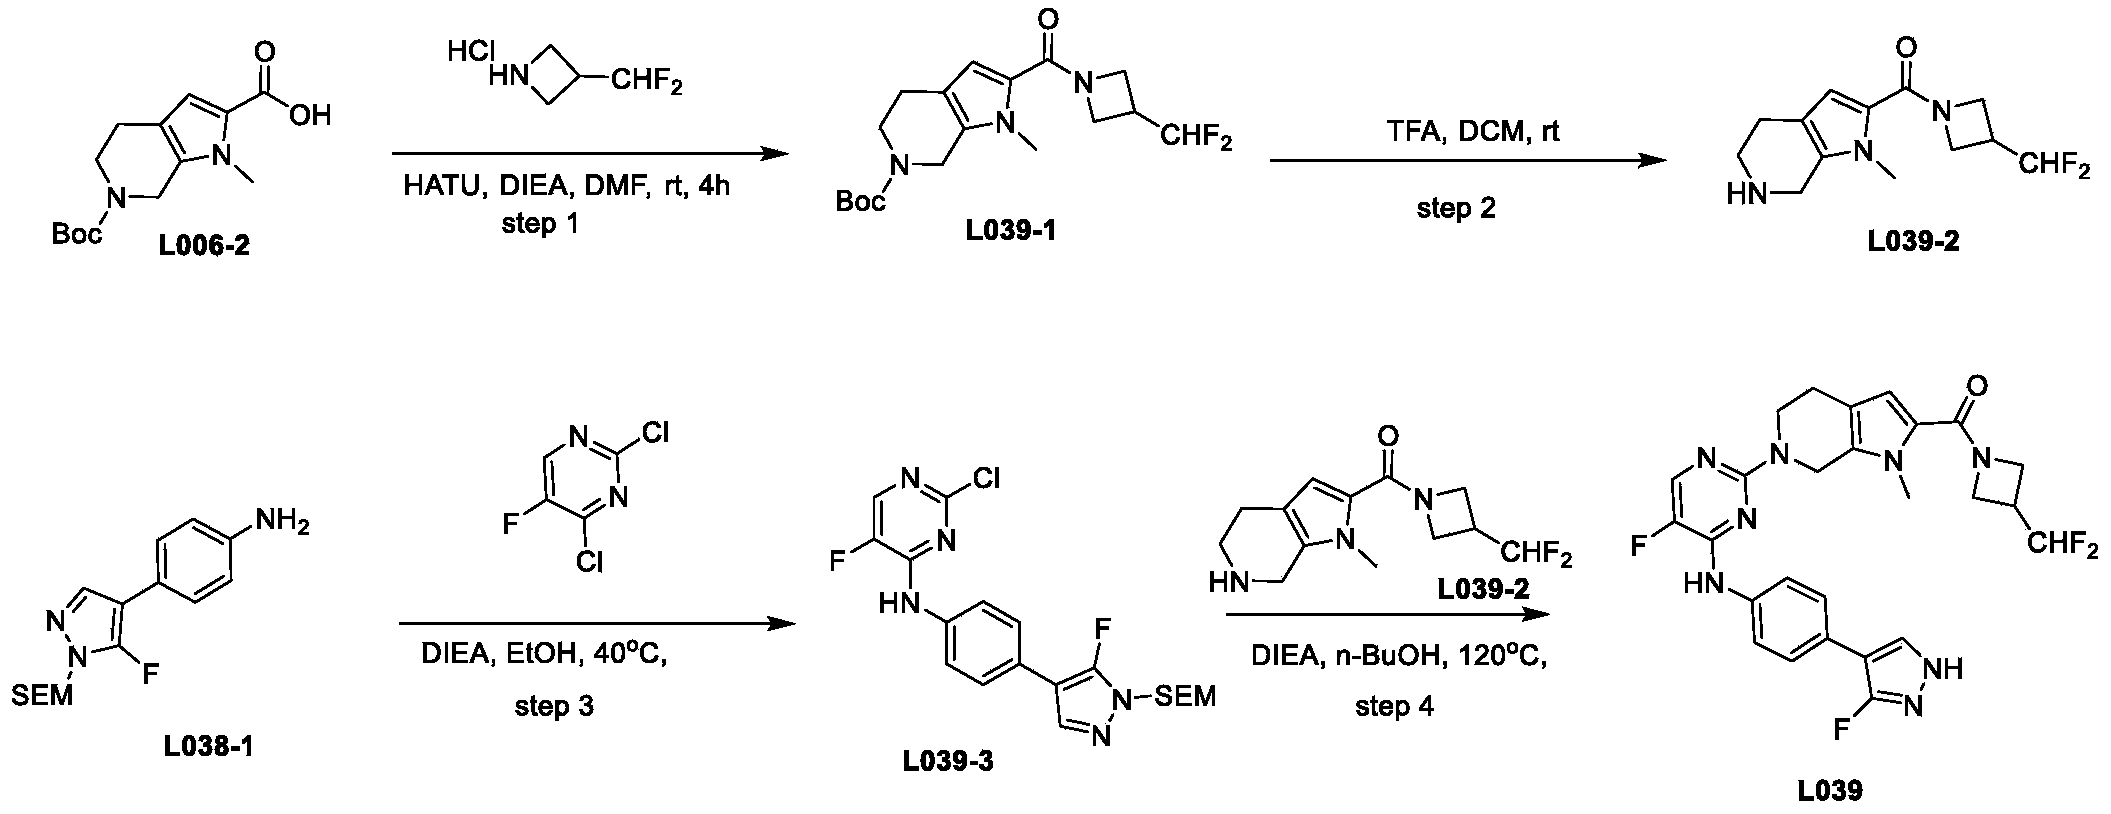
  • Example 39 Compound (3-(difluoromethyl)azetidine-1-yl)(6-(5-fluoro-4-((4-(3-fluoro-1H-pyrazol-4-yl)) Phenyl)amino)pyrimidin-2-yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)methanone (L039) preparation
  • tert-butyl 2-(3-(difluoromethyl)azetidine-1-carbonyl)-1-methyl-4,5-dihydro-1H-pyrrolo[2,3-c]pyridine- 6(7H)-carboxylate (280 mg, 0.75 mmol) was dissolved in anhydrous dichloromethane (6 mL), trifluoroacetic acid (2 mL) was added, and the reaction was carried out at room temperature for 2 hours under nitrogen protection.
  • Example 40 Compound (6-(5-fluoro-4-((2-fluoro-4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidin-2-yl)-1-methyl- Preparation of 4,5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3-fluoroazetidin-1-yl)methanone (L040)
  • Example 41 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-6-(trifluoromethyl)pyrimidin-2-yl)-1-methyl -4,5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L041 ) preparation
  • Example 43 Compound (6-(5-((4-(1H-pyrazol-4-yl)phenyl)amino)-6-methoxy-1,2,4-triazin-3-yl) -1-Methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl) ) methyl ketone (L043) preparation
  • Example 45 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-1,3,5-triazin-2-yl)-1-(difluoro Methyl)-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methane Ketone (L045) Preparation
  • Example 46 Compound (6-(5-((4-(1H-pyrazol-4-yl)phenyl)amino)-1,3,4-oxadiazol-2-yl)-1-methyl -4,5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L046 )preparation
  • Example 47 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-5-fluoropyrimidin-2-yl)-1-(difluoromethyl)- 4,5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L047) preparation
  • Example 48 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-6-ethyl-1,3,5-triazin-2-yl)- 1-Methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridine-2-yl)(3,3-difluoroazetidin-1-yl) Preparation of methyl ketone (L048)
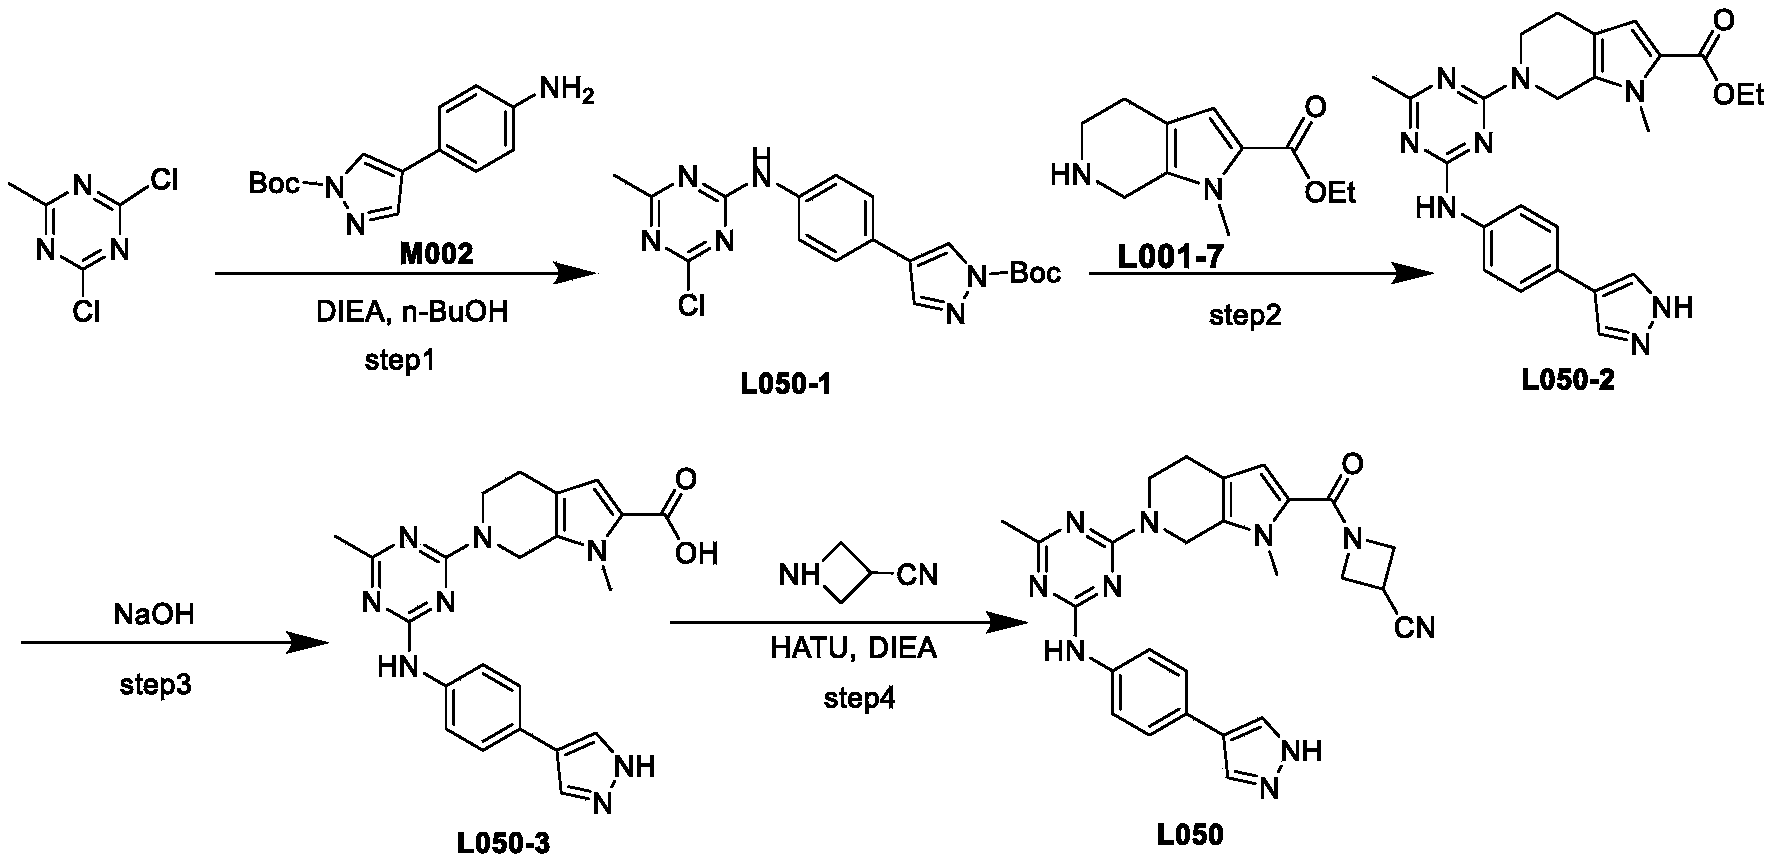
  • Example 50 Compound 1-(6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-6-methyl-1,3,5-triazin-2-yl )-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridine-2-carbonyl)azetidine-3-carbonitrile (L050)
  • Example 51 Compound 2-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-6-(2-(3,3-difluoroazetidine-1- carbonyl)-1-methyl-1,4,5,7-tetrahydro-6H-pyrrolo[2,3-c]pyridin-6-yl)-1,3,5-triazin-2-yl) Preparation of acetonitrile (L051)
  • Example 52 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-6-(oxetan-3-yl)-1,3,5 -Triazin-2-yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoronitrogen Preparation of tetracyclobutane-1-yl)methanone (L052)
  • Example 53 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-6,7-dihydro-5H-cyclopentadiene[d]pyrimidine-2 -yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidine- 1-yl) ketone (L053) preparation
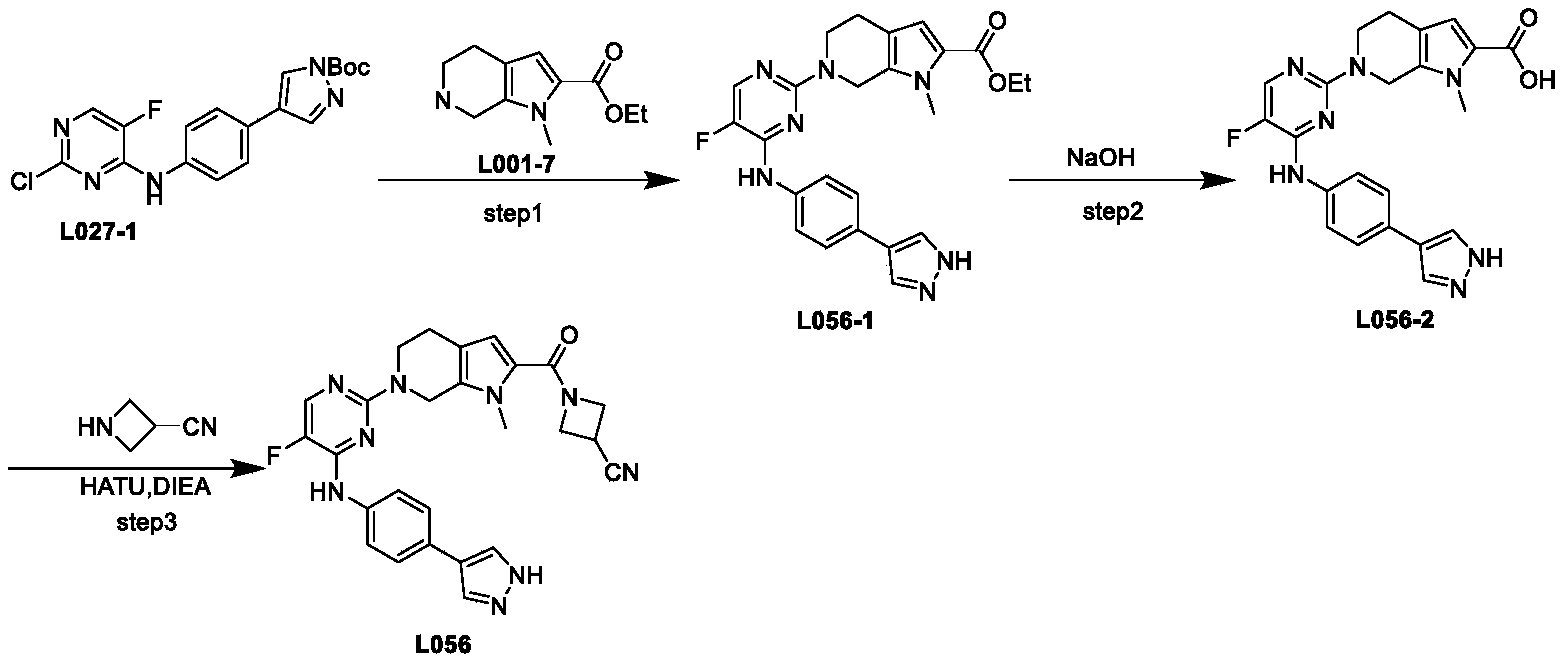
  • Example 56 compound 1-(6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-5-fluoropyrimidin-2-yl)-1-methyl-4, Preparation of 5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridine-2-carbonyl)azetidine-3-carbonitrile (L056)
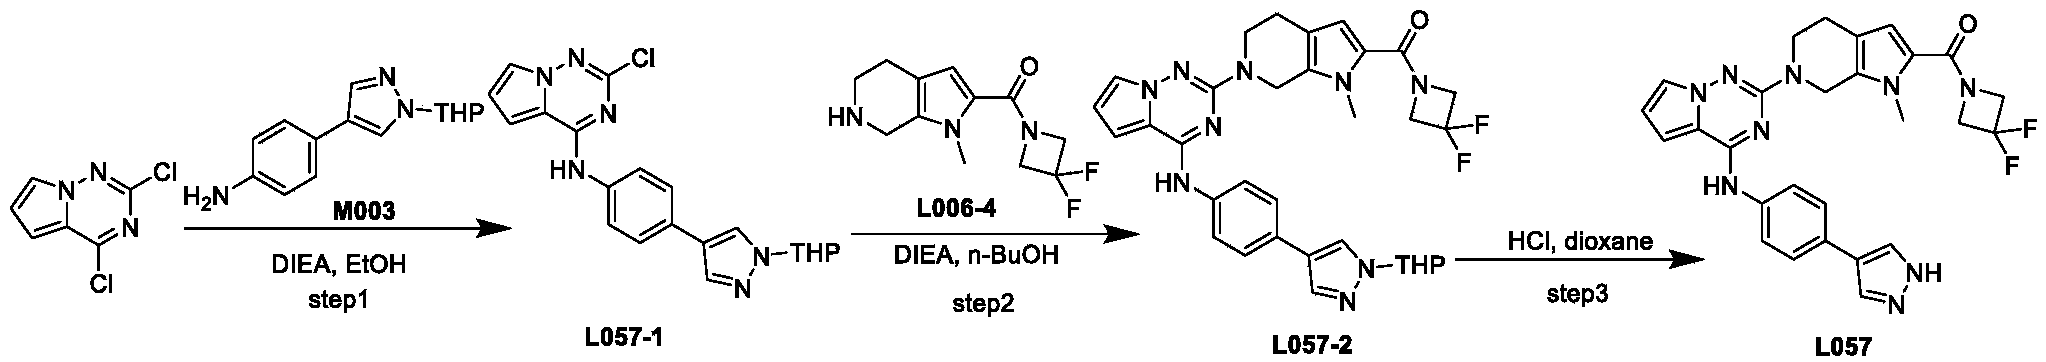
  • Example 57 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrrolo[2,1-f][1,2,4]triazine-2 -yl)-1-methyl-4,5,6,7-tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidine- 1-yl) ketone (L057) preparation
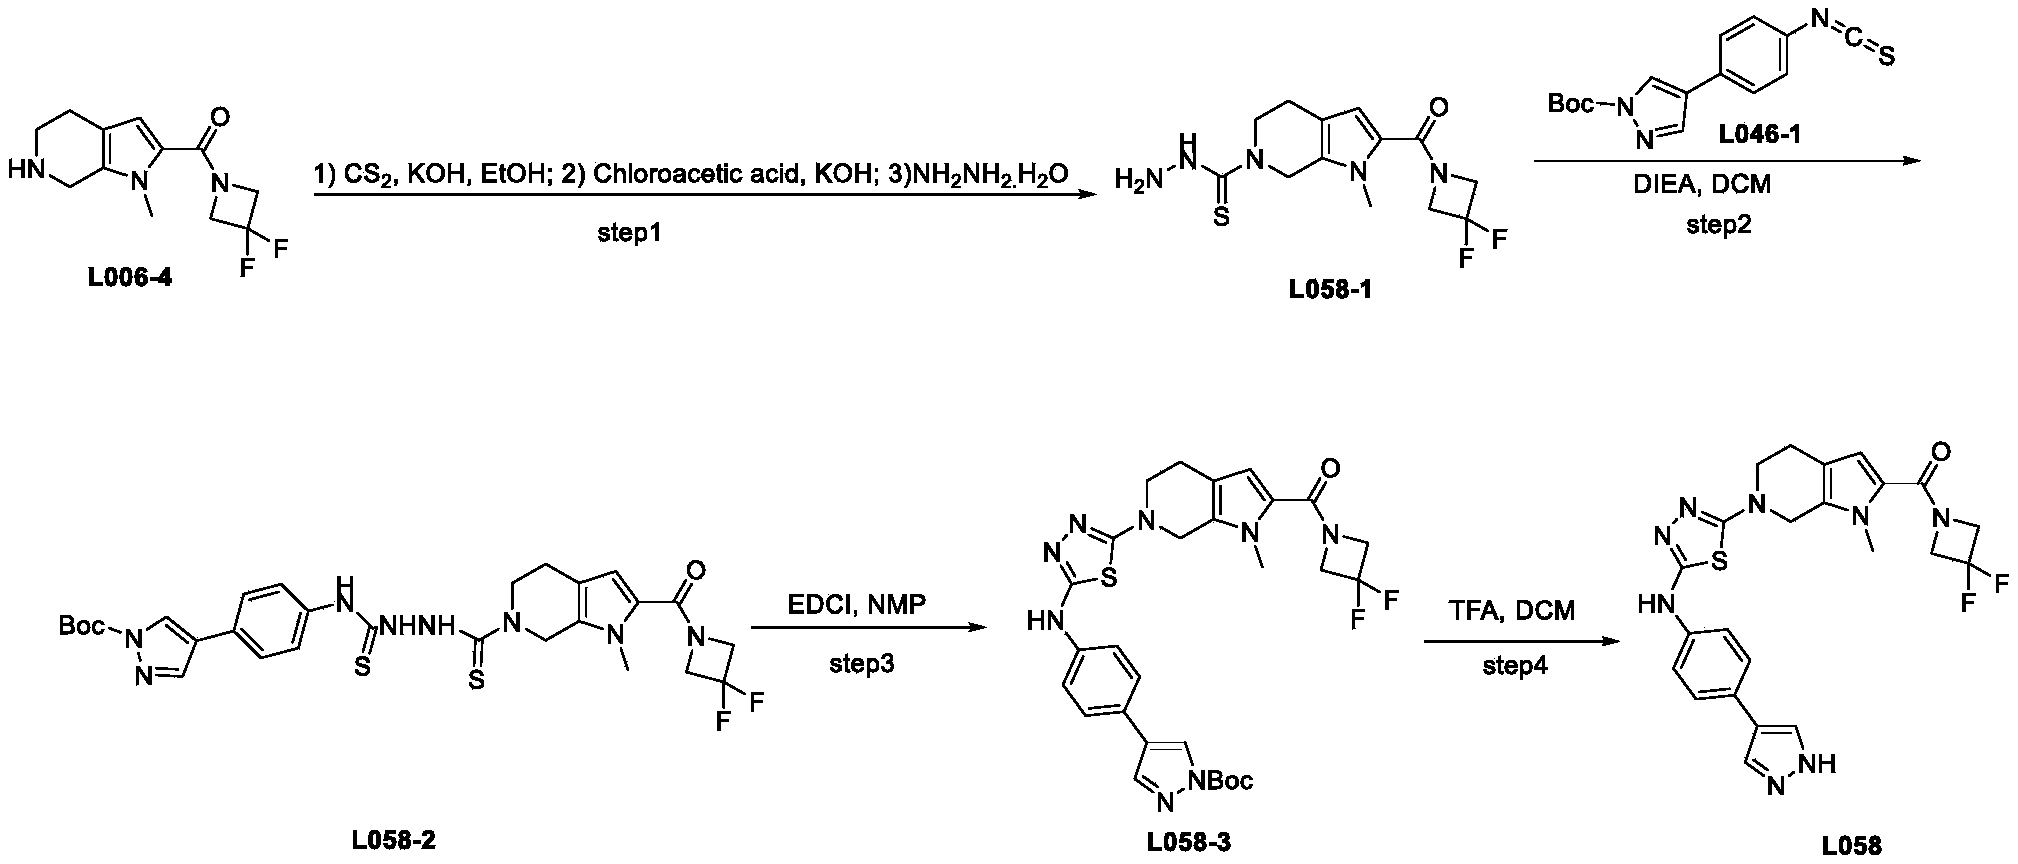
  • Example 58 Compound (6-(5-((4-(1H-pyrazol-4-yl)phenyl)amino)-1,3,4-thiadiazol-2-yl)-1-methyl -4,5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoroazetidin-1-yl)methanone (L058 ) preparation
  • Example 59 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)-5-fluoropyrimidin-2-yl)-3-chloro-1-methyl- Preparation of 4,5,6,7-Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3,3-difluoropyrrolidin-1-yl)methanone (L059)
  • Example 60 Compound (6-(4-((4-(1H-pyrazol-4-yl)phenyl)amino)pyrimidin-2-yl)-1-methyl-4,5,6,7- Preparation of Tetrahydro-1H-pyrrolo[2,3-c]pyridin-2-yl)(3-(difluoromethyl)azetidin-1-yl)methanone (L060)
  • the compounds of the present invention are found to cause inhibition of kinases, particularly ROCK1 and/or ROCK2 kinases, in vitro and/or in vivo, by assays performed by routine methods in the art.
  • kinases particularly ROCK1 and/or ROCK2 kinases
  • the compound of the present invention has lower cytotoxicity and better pharmacokinetic properties, and experiments also show that the compound of the present invention has relatively suitable metabolic stability, and has the prospect of developing a drug.
  • ROCK2 activity was detected using a 96-well (Cisbio) time-resolved fluorometric assay.
  • ROCK2 is measured in the following assay buffer run: 5mM MgCl 2 (Sigma), 1mM DTT (Sigma) , and 1X kinase buffer. Dilute with kinase buffer, first add 7.5 ⁇ L of ROCK2 kinase (Invitrogen, PV3759) to a 96-well microplate to make the final concentration 0.4 ng/ ⁇ L, then add 0.25 ⁇ L of the compound to be tested, DMSO content is 1% (volume fraction) , incubated at room temperature for 0.5h.
  • kinase buffer mix ATP (Aladdin) and substrate STK-substrate 2-biotin together, add 7.5 ⁇ L of the mixture to the microplate to make the final concentrations 6.739 ⁇ M and 1 ⁇ M, respectively, continue Incubate at room temperature for 2h.
  • kinase buffer, STK-substrate 2-biotin, detection buffer, STK antibody-Cryptate, streptavidin-XL665 were all from HTRF KinEASE-STK kit (Cisbio, 1000tests, 61GSTXLA).
  • ROCK1 activity was detected using a 96-well (Cisbio) time-resolved fluorometric assay.
  • ROCK1 is measured in the following assay buffer run: 5mM MgCl 2 (Sigma), 1mM DTT (Sigma) , and 1X kinase buffer. Dilute with kinase buffer, first add 7.5 ⁇ L of ROCK1 kinase (Invitrogen) to the 96-microwell plate to make the final concentration 0.4 ng/ ⁇ L, then add 0.25 ⁇ L of the compound to be tested, DMSO content 1%, incubate at room temperature for 0.5 h . To initiate the reaction, kinase buffer was also used.
  • kinase buffer, STK-substrate 2-biotin, detection buffer, STK antibody-Cryptate, streptavidin-XL665 were all from HTRF KinEASE-STK kit (Cisbio, 1000tests, 61GSTXLA).
  • Example embodiments of the compounds of the present invention the above-mentioned evaluation test in vitro kinase activity, inhibitory activity of each compound is determined to ROCK1 / 2, the compound of this invention have better activity, some compounds the IC 50 for the two kinases is less than 10 M, for some compounds two kinases of the IC 50 ⁇ 50nM (activity level a), some of the compounds for both kinase IC 50> 50nM and 500 nM (activity level B), some of the compounds for both kinase IC 50> 500nM and ⁇ 4.5 ⁇ M ( activity level C), some of the compounds for both kinase IC 50> 4.5 ⁇ M (activity level D).
  • In vitro cytotoxicity assays for compounds of the present invention were determined in HepG2 cells using the CCK-8 method. Collect HepG2 cells in log phase (Beina Biotechnology), adjust the concentration of cell suspension, plate them in a 96-well cell culture plate at 50,000 cells/well, and incubate the cells in a 5%, 37°C cell culture incubator overnight. After the cells in the plate reached 80-90% confluence, the medium was changed to add the test compound or vehicle (DMSO) in each concentration gradient, and incubated for 48 hours in a cell culture incubator at 5%, 37°C.
  • DMSO test compound or vehicle
  • the in vitro metabolic stability of the compounds of the present invention was determined using the body temperature incubation method of various hepatic microparticles.
  • liver microsomal reaction system (1 mg/mL liver microsomal protein, 25 U/mL 6-phosphate glucose dehydrogenase, 1 mM NADP, 6 mM D-6-phosphate glucose, 5 mM MgCl 2 )
  • an appropriate amount of the test compound was added and put into Incubate the reaction in a water bath at 37 °C to start the reaction, and add 100 ⁇ L of the reaction solution at each time point to 400 ⁇ L of the internal standard working solution (containing 200 ng/mL dexamethasone, diclofenac, tolbutamide, and acetaminophen) pre-cooled at 0 °C.
  • the internal standard working solution containing 200 ng/mL dexamethasone, diclofenac, tolbutamide, and acetaminophen
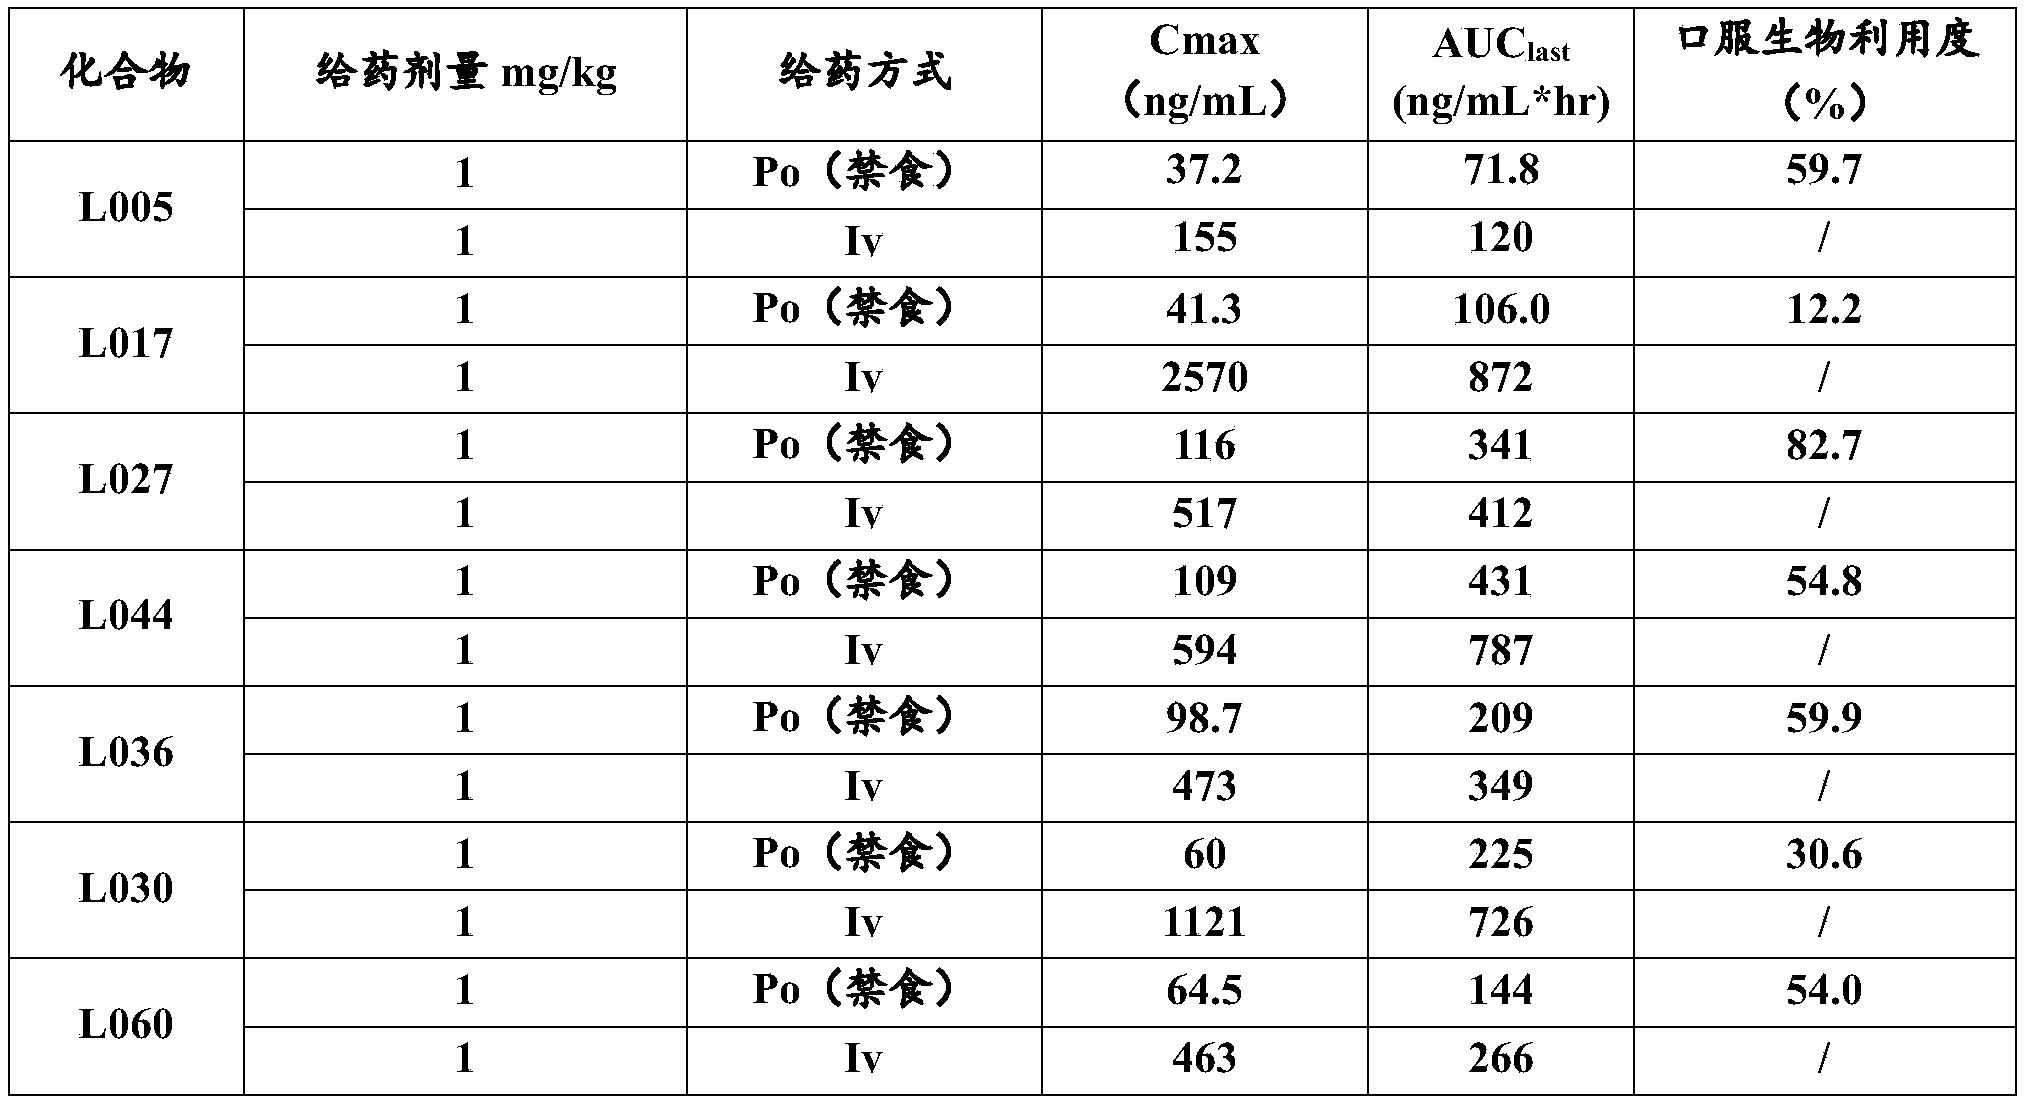
  • mice (Beijing Speifu Biotechnology Co., Ltd.) were fasted overnight (without water) after acclimatization, and were given 3 mg/kg of the compounds of the present invention by gavage and tail vein bolus respectively.
  • the mouse plasma was collected at a specific time point after administration, the compound concentration in the plasma was detected by LC-MS/MS (AB SCIEX Qtrap4500), and the PK parameters of each compound were statistically analyzed and calculated (WinNonlin V5.2, Pharsight), reflecting the compound of the present invention Pharmacokinetic properties in mice.

Landscapes

  • Chemical & Material Sciences (AREA)
  • Organic Chemistry (AREA)
  • Health & Medical Sciences (AREA)
  • Pharmacology & Pharmacy (AREA)
  • Veterinary Medicine (AREA)
  • Public Health (AREA)
  • General Health & Medical Sciences (AREA)
  • Animal Behavior & Ethology (AREA)
  • Life Sciences & Earth Sciences (AREA)
  • Medicinal Chemistry (AREA)
  • Chemical Kinetics & Catalysis (AREA)
  • Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
  • General Chemical & Material Sciences (AREA)
  • Bioinformatics & Cheminformatics (AREA)
  • Engineering & Computer Science (AREA)
  • Diabetes (AREA)
  • Cardiology (AREA)
  • Heart & Thoracic Surgery (AREA)
  • Pulmonology (AREA)
  • Physical Education & Sports Medicine (AREA)
  • Rheumatology (AREA)
  • Ophthalmology & Optometry (AREA)
  • Hematology (AREA)
  • Endocrinology (AREA)
  • Orthopedic Medicine & Surgery (AREA)
  • Obesity (AREA)
  • Emergency Medicine (AREA)
  • Urology & Nephrology (AREA)
  • Neurosurgery (AREA)
  • Toxicology (AREA)
  • Vascular Medicine (AREA)
  • Immunology (AREA)
  • Neurology (AREA)
  • Gynecology & Obstetrics (AREA)
  • Reproductive Health (AREA)
  • Biomedical Technology (AREA)
  • Dermatology (AREA)
  • Hospice & Palliative Care (AREA)
  • Gastroenterology & Hepatology (AREA)
  • Pain & Pain Management (AREA)

Abstract

一种涉及式(I)所示的ROCK抑制剂及其制备方法和用途。其具有优异的ROCK抑制活性,尤其表现为对ROCK2激酶有较好的选择性抑制,具有较好的安全性和代谢稳定性,生物利用度高。其制备方法简单、易于提纯,因此具有良好的应用前景。

Description

一种ROCK抑制剂及其制备方法和用途
本申请要求分别于2020年7月14日和2021年1月11日向中国国家知识产权局提交的,专利申请号分别为202010676711.6和202110040185.9,发明名称为“一种ROCK抑制剂及其制备方法和用途”的两件在先申请的优先权。所述两件申请的全文通过引用的方式结合于本申请中。
技术领域
本发明涉及药物技术领域,具体涉及一种ROCK抑制剂及其制备方法和用途。
背景技术
特发性肺纤维化(Idiopathic interstitial pulmonary fibrosis,IPF),是一种原因不明的以普通间质性肺炎为改变的慢性、弥漫性肺间质疾病,其组织病理学及影像学多显示为普通间质性肺炎的表现。因其发病机制复杂,病情呈不可逆性进展,早期诊断困难;确诊后患者生存率随时间推移显著下降,其3年生存率为50%,5年生存率仅为20%,比多数癌症(例如:白血病、乳腺癌、结肠癌、子宫瘤、肾癌等)的生存率都低,被称为“不是癌症的癌症”。目前,IPF尚无肯定显著有效的治疗药物。根据近年来的随机对照临床试验的结果,结合我国临床实际情况,可以酌情使用的药物如吡非尼酮、尼达尼布,仅推荐轻到中度肺功能障碍的IPF患者应用尼达尼布治疗,而重度肺功能障碍的IPF患者服用尼达尼布治疗能否获益,以及药物服用疗程尚需进一步探讨。
Rho GTP酶(Rho GTPase)于1985年被发现,属于Ras超家族,与Ras有25%的同源性。目前发现的分布在哺乳动物组织细胞中的Rho GTP酶成员主要有Rho(A、B、C)、Rac(1、2、3)、Cdc42(Cdc42Hs/G25K、TC10、Tcl)、Rho D、Rho G、Chp(1、2)、Rnd(Rho E/Rnd3、Rnd1/Rho6、Rnd2/Rho7)、Rho H/TTF、Rif、Wrch1和Rho BTB(1、2),其中Rho(A、B、C)是Rho GTP酶最主要的成员之一。ROCK(Rho-associated protein kinase)又称Rho激酶(Rho-associated kinase),属于丝氨酸/苏氨酸蛋白激酶,分子质量大约160kD,是目前功能研究最为详细的Rho下游靶效应分子。ROCK包括ROCK1(ROKβ,p160-ROCK)和ROCK2(ROKα)亚型。两种亚型的氨基酸序列一致性为65%,在激酶结构域有高度相似性(92%一致)。ROCK分布于全身组织,相比较而言,ROCK1在非神经组织(血液、小肠、胸腺等)中有更高表达,而ROCK2在脑、心脏和结肠中有更高表达。
ROCK参与多种心脑血管疾病,包括高血压、动脉粥样硬化、缺血性脑卒中、心脏病、糖尿病肾病、眼疾病、肿瘤、神经损伤性疾病、辐射损伤以及自身免疫性疾病等的发生。例如,Rho/ROCK信号通路参与NAD(P)H氧化酶激活,诱导氧化应激,诱发心脏微血管损伤和C反应蛋白诱导的动脉粥样硬化血栓;高糖可以激活Rho/ROCK通路,诱导内脏脂肪素和I型前胶原在成心肌细胞的表达,使成心肌细胞过增殖而诱发糖尿病心肌病;Rho/ROCK信号通路激活可以调节NF-κB信号通路,上调炎症基因并诱导糖尿病肾病的发生;Rho/ROCK信号通路改变生物膜通透性影响癌细胞的转移;脊髓损伤时,Rho活化,从而诱发生长锥萎缩导致轴突再生障碍,同时诱发硫酸软骨素蛋白聚糖对神经元生长的抑制作用。
另外,Rho/ROCK信号通路还参与了纤维化疾病的发生与发展。Rho/ROCK信号通路激活可以增加局部缺血心肌纤维化水平,且急性心肌纤维化大鼠心脏组织的Rho和ROCK表达明显增高。Rho/ROCK信号通路激活可以诱导肌动蛋白磷酸化,引发细胞纤维化。体内和体外实验结果均证明,暴露于辐射一段时间后造成的心肺生理和病理损伤与Rho/ROCK通路参与诱导的纤维化有关。电离辐射导致的内皮黏附纤连蛋白和焦点黏着形成、内皮细胞迁移减少、内皮功能障碍与Rho/ROCK信号通路激活诱导的肌动蛋白骨架重组和应力纤维形成有关。
IPF的肺损伤主要以肺泡上皮细胞(ACEs)为靶点,ACEs死亡触发创伤愈合反应,包括天然免疫激活、血管渗漏和血管外凝血、成纤维细胞募集、增殖和活化、细胞外基质合成和交联、肺泡塌陷和上皮细胞再生。ROCK信号可从根本上调节这些参与愈合反应的细胞的活动,尤其是上皮细胞、内皮细胞和成纤 维细胞。而ROCK在这些反应中的关键作用,进一步提示了ROCK抑制剂治疗肺纤维化的潜力。
目前尚无ROCK抑制途径治疗包括纤维化在内的众多病症的药物上市。新药剂的发展要求将先导化合物的化学及生物学特性仔细地进行最佳化。进一步地,所述化合物必须具有所希望的药代动力学以及药效动力学特征。该艰巨的开发过程通常要求广泛的试验。在许多情况下,确定所述最佳化合物的过程常常需要制备数以千计的结构上相似的化合物。因此,改善ROCK激酶抑制剂,开发出具有ROCK1和/或ROCK2激酶抑制作用的新骨架化合物,对于上述疾病的治疗具有积极意义。
发明内容
为改善现有技术中存在的问题,本发明提供下式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药:
Figure PCTCN2021105263-appb-000001
其中,
环A为无取代或任选被一个、两个或更多个Rc取代的如下基团:3-20元杂环基,或5-20元杂芳基;
环B为无取代或任选被一个、两个或更多个Rd取代的如下基团:C 3-20环烷基,3-20元杂环基,C 6- 20芳基,或5-20元杂芳基;
所述环A和环B构成以W和V为连接位点的并环;
Rc,Rd相同或不同,彼此独立地选自卤素,氨基,羟基,甲酰基,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-20烷基,C 1-20烷氧基;
W和V各自独立地为C或者N,且W和V不同时为N;
X为-C(=O)-;
Y为OH,化学键,C 1-20烷氧基,C 1-20烷基,-NH-或-N(C 1-20烷基)-,-NH(C 1-20烷基),-NH(C 1-20烷氧基);所述C 1-20烷氧基,C 1-20烷基以及“-N(C 1-20烷基)-,-NH(C 1-20烷基),-NH(C 1-20烷氧基)”中的C 1- 20烷氧基,C 1-20烷基可以为无取代或任选被一个、两个或更多个Rs取代;
Figure PCTCN2021105263-appb-000002
可以为存在或不存在;
条件是Y为OH,C 1-20烷氧基,C 1-20烷基,-NH(C 1-20烷基),-NH(C 1-20烷氧基)时,
Figure PCTCN2021105263-appb-000003
不存在;
当Y为化学键时,
Figure PCTCN2021105263-appb-000004
选自无取代或任选被一个,两个或更多个Ra取代的如下基团:3-20元杂环基,5-20元杂芳基,C 3-20环烷基,或C 6-20芳基;
当Y为-NH-或-N(C 1-20烷基)-时,
Figure PCTCN2021105263-appb-000005
选自无取代或任选被一个,两个或更多个Rb取代的如下基团:C 1-20烷基,3-20元杂环基,5-20元杂芳基,C 3-20环烷基,或C 6-20芳基;
所述Ra,Rb相同或不同,彼此独立地选自卤素,CN,无取代或任选被一个、两个或更多个Rs取代的C 1- 20烷基,OH,5-20元杂芳基,卤代5-20元杂芳基;
环D为无取代或任选被一个、两个或更多个Re取代的如下基团:C 3-20环烷基,3-20元杂环基,C 6- 20芳基,或5-20元杂芳基,并且,所述环A通过N原子与环D连接;
所述Re选自卤素,CN,OH,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-20烷 基,C 3-20环烷基、C 1-20烷氧基,C 6-20芳基,3-20元杂环基或5-20元杂芳基;
或者当环D上至少有两个Re取代时,相邻的两个Re与其所键链的D环原子共同形成C 3-20环烷基或3-20元杂环基或3-20元杂芳基;
所述Rs选自卤素,CN,OH,C 1-20烷基,C 1-20烷氧基,C 6-20芳基或5-20元杂芳基。
Z为-NH-;
环E为无取代或任选被一个、两个或更多个Rf取代的如下基团:C 6-20芳基,或5-20元杂芳基;
Rf选自卤素、CN、OH、无取代或任选被一个、两个或更多个Rg取代的如下基团:C 1-C 20烷基,C 6-20芳基,或5-20元杂芳基;
Rg选自卤素、CN、OH、任选被一个,两个或更多个卤素取代的C 1-C 20烷基,-O-5-20元杂芳基,所述-O-5-20元杂芳基任选被-C(O)-NH 2取代。
根据本发明的实施方案,W选自N或C;
V选自C;
X为-C(=O)-;
Y为OH,化学键,C 1-6烷氧基,C 1-6烷基,-NH-或-N(C 1-6烷基)-,-NH(C 1-6烷基),-NH(C 1-6烷氧基);所述C 1-6烷氧基,C 1-6烷基以及“-N(C 1-6烷基)-,-NH(C 1-6烷基),-NH(C 1-6烷氧基)”中的C 1-6烷氧基,C 1-6烷基可以为无取代或任选被一个、两个或更多个Rs取代;
所述Rs选自卤素,CN,OH,C 1-6烷基,C 1-6烷氧基,C 6-12芳基或5-12元杂芳基。
根据本发明的实施方案,
当Y为化学键时,
Figure PCTCN2021105263-appb-000006
选自无取代或任选被一个,两个或更多个Ra取代的如下基团:3-6元杂环基或5-12元杂芳基;
所述Ra选自F,Cl,CN,OH或任选被一个,两个或更多个卤素取代的C 1-6烷基;
当Y为-NH-或-N(C 1-6烷基)-时,
Figure PCTCN2021105263-appb-000007
选自无取代或任选被一个,两个或更多个Rb取代的如下基团:C 3-6环烷基,C 1-6烷基,3-6元杂环基,或5-12元杂芳基;
所述Rb选自F,Cl,CN,OH,F或Cl代5-12元杂芳基;
在一个实施方案中,Y为化学键时,所述X与
Figure PCTCN2021105263-appb-000008
所代表的3-6元杂环基的杂原子相连;
环A为无取代或任选被一个、两个或更多个Rc取代的如下基团:3-6元杂环基,或5-12元杂芳基;
环B为无取代或任选被一个、两个或更多个Rd取代的如下基团:3-6元杂环基,C 6-12芳基或5-12元杂芳基;
所述环A和环B构成以所述W和V为连接位点的并环;
Rc,Rd相同或不同,彼此独立地选自F,Cl,氨基,羟基,甲酰基,C 1-6烷基,所述C 1-6烷基无取代或任选被一个,两个或更多个卤素取代;
所述环D为无取代或任选被一个、两个或更多个Re取代的如下基团:C 6-12芳基,或5-12元杂芳基;并且,所述环A通过N原子与环D连接;
所述Re选自卤素,CN,OH,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-6烷基,C 3-6环烷基、C 1-6烷氧基,C 6-12芳基,3-6元杂环基或5-12元杂芳基;
或者当环D上至少有两个Re取代时,相邻的两个Re与其所键链的D环原子共同形成C 3-6环烷基或3-6元杂环基或5-12元杂芳基;
所述Rs选自卤素,CN,OH,C 1-6烷基,C 1-6烷氧基,C 6-12芳基或5-12元杂芳基;
Z为-NH-;
所述环E为无取代或任选被一个、两个或更多个Rf取代的C 6-12芳基,或5-12元杂芳基;
Rf选自F,Cl,无取代或任选被一个、两个或更多个Rg取代的如下基团:C 6-12芳基,或5-12元杂芳基;
Rg选自F,Cl,-O-5-12元杂芳基,所述-O-5-12元杂芳基任选被-C(O)-NH 2取代。
根据本发明优选的实施方案,W选自N或C;
V选自C;
X为-C(=O)-;
Y为OH,化学键,-NH-或-N(甲基)-,条件是Y为OH时,
Figure PCTCN2021105263-appb-000009
不存在;
当Y为化学键时,
Figure PCTCN2021105263-appb-000010
选自如下基团:无取代,或被一个,两个或更多个F取代的氮杂环丁烷;无取代,或被一个,两个或更多个CN取代的氮杂环丁烷;无取代,或被一个,两个或更多个CF 2取代的氮杂环丁烷;无取代,或被一个,两个或更多个CF 3取代的氮杂环丁烷;无取代,或被F和/或OH取代的氮杂环戊烷;
当Y为-NH-或-N(甲基)-时,
Figure PCTCN2021105263-appb-000011
选自如下基团:无取代,或被一个,两个或更多个F取代的环丁烷;异丙基;哒嗪基;无取代,或被一个,两个或更多个CN取代的氮杂环丁烷;被F和/或OH取代的氮杂环戊烷;无取代,或被一个,两个或更多个F取代的乙基;-N-氯代吡啶-哌啶基;无取代,或被一个,两个或更多个F取代的吡啶基;
在一个实施方案中,Y为化学键时,所述X与
Figure PCTCN2021105263-appb-000012
所代表的杂环基的杂原子相连;
在一个实施方案中,
Figure PCTCN2021105263-appb-000013
不存在时,Y为甲基,乙基,丙基,丁基,-CH 2CF 3,-NH-CH 2CF 3,-NHCH 2(CH 2) 2,-OCH 2CF 3,-OCH 2CH 3;
根据本发明的实施方案,所述环A和环B构成如下并环:
Figure PCTCN2021105263-appb-000014
Figure PCTCN2021105263-appb-000015
根据本发明的实施方案,所述环D为无取代或任选被一个、两个或更多个Re取代的如下基团:
Figure PCTCN2021105263-appb-000016
或为
Figure PCTCN2021105263-appb-000017
Figure PCTCN2021105263-appb-000018
其中,所述Re如前文所定义。
所述环D可进一步选自:
Figure PCTCN2021105263-appb-000019
根据本发明的实施方案,所述Z为-NH-;
根据本发明的实施方案,
所述环E为
Figure PCTCN2021105263-appb-000020
根据本发明的实施方案,
Figure PCTCN2021105263-appb-000021
选自如下结构:
Figure PCTCN2021105263-appb-000022
根据本发明的实施方案,所述Re选自卤素,CF 3,CN,甲氧基,乙氧基,丙氧基,丁氧基,甲基,乙基,丙基,丁基,CHF 2,-CNCH 2-,环氧丙烷,氧杂环丁烷,氧杂环戊烷;或者,当环D上至少有两个Re取代时,相邻的两个Re与其所键链的D环原子共同形成C 5-6环烷基或5-6元杂环基或5-6元杂芳基,例如形成环戊烷基,氧杂环戊烷基,氧杂环己烷基,吡咯基;
在一些实施方案中,本发明提供下式(II)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药:
Figure PCTCN2021105263-appb-000023
其中,W选自N或C;
包括实线和虚线的双重线表示单键或者双键;
X 1、X 3、X 5各自独立地选自N或C,且X 1、X 3、X 5三者不同时为N;
X 2、X 4选自C或化学键;
X 3选自N或C;
Y 1选自N、O或S;
Y 2选自C、N或化学键;
Y 3为选自N或C;
Y 2和Y 3不同时为N;
m为0,1,2,3或4;
n为0,1,2或3;
p为0,1,2,3或4;
q为0,1,2,3或4;
其余各基团如上文所定义。
在一些实施方案中,本发明提供下式(III)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药:
Figure PCTCN2021105263-appb-000024
其中,W选自N或C;
包括实线和虚线的双重线表示单键或者双键;
Y 2,Y 3各自独立地为C或者N,且Y2和Y3不同时为N;
m为0,1,2,3或4;
n为0,1,2或3;
p为0,1,2,3或4;
q为0,1,2,3或4;
其余各基团如上文所定义。
在一些实施方案中,本发明提供下式(IV)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药:
Figure PCTCN2021105263-appb-000025
其中,W选自N或C;
Y 2选自N或C;
包括实线和虚线的双重线表示单键或者双键;
Y为化学键、-NH-或-N(C 1-6烷基)-、-NH(C 1-6烷基);
所述“-N(C 1-6烷基)-,-NH(C 1-6烷基)”中的C 1-6烷氧基为无取代或任选被一个、两个或更多个卤素取代;
当Y为化学键时,
Figure PCTCN2021105263-appb-000026
选自如下基团:
Figure PCTCN2021105263-appb-000027
Figure PCTCN2021105263-appb-000028
当Y为-NH-或-N(C 1-6烷基)-时,
Figure PCTCN2021105263-appb-000029
选自如下基团:
Figure PCTCN2021105263-appb-000030
当Y为-N(C 1-6烷基)时,
Figure PCTCN2021105263-appb-000031
不存在;
所述Rc,Rd相同或不同,彼此独立地选自C 1-6烷基;
所述Re选自卤素,CN,OH,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-6烷基,C 3-6环烷基、C 1-6烷氧基,C 6-12芳基,3-6元杂环基或5-12元杂芳基;
或者,当至少有两个Re时,相邻的两个Re与其所键链的环原子共同形成C 3-6环烷基或3-6元杂环基或5-12元杂芳基;
所述Rs选自卤素,CN,OH,C 1-6烷基,C 1-6烷氧基,C 6-12芳基或5-12元杂芳基。
Rf 1、Rf 2相同或不同,彼此独立地选自如前文所定义的Rf,优选的,彼此独立地选自卤素、CN、OH;
m为0,1或2;
n为0,1或2;
p为0,1或2;
q’在每次出现时各自独立地为0,1或2。
在一些实施方案中,本发明提供化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其中
Figure PCTCN2021105263-appb-000032
优选为如下基团:
Figure PCTCN2021105263-appb-000033
Figure PCTCN2021105263-appb-000034
在一些实施方案中,本发明提供下式(V)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药:
Figure PCTCN2021105263-appb-000035
其中,
Figure PCTCN2021105263-appb-000036
选自如下基团:
Figure PCTCN2021105263-appb-000037
Rc,Rd相同或不同,彼此独立地选自C 1-6烷基;
所述Re选自卤素,CN,OH,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-6烷基,C 3-6环烷基、C 1-6烷氧基,C 6-12芳基,3-6元杂环基或5-12元杂芳基;
或者当至少有两个Re时,相邻的两个Re与其所键链的环原子共同形成C 3-6环烷基或3-6元杂环基或5-12元杂芳基;
所述Rs选自卤素,CN,OH,C 1-6烷基,C 1-6烷氧基,C 6-12芳基或5-12元杂芳基。
Rf 1、Rf 2相同或不同,彼此独立地选自如前文所定义的Rf,优选的,彼此独立地选自卤素、CN、OH;
m为0,1或2;
n为0,1或2;
p为0,1或2;
q’在每次出现时各自独立地为0,1或2。
根据本发明优选的实施方案,
式I中,所述
Figure PCTCN2021105263-appb-000038
选自如下结构:
Figure PCTCN2021105263-appb-000039
X为-C(=O)-;
当Y为化学键时,
Figure PCTCN2021105263-appb-000040
选自如下基团:
Figure PCTCN2021105263-appb-000041
Figure PCTCN2021105263-appb-000042
当Y为-NH-或-N(C 1-20烷基)-时,
Figure PCTCN2021105263-appb-000043
选自如下基团:
Figure PCTCN2021105263-appb-000044
或当
Figure PCTCN2021105263-appb-000045
不存在时,Y为-NH-CH 2CF 3;
环D选自如下结构:
Figure PCTCN2021105263-appb-000046
Z为-NH-;
环E选自如下结构:
Figure PCTCN2021105263-appb-000047
根据本发明优选的实施方案,
式I中,所述
Figure PCTCN2021105263-appb-000048
选自如下结构:
Figure PCTCN2021105263-appb-000049
X为-C(=O)-;
当Y为化学键时,
Figure PCTCN2021105263-appb-000050
选自如下基团:
Figure PCTCN2021105263-appb-000051
当Y为-NH-或-N(C 1-20烷基)-时,
Figure PCTCN2021105263-appb-000052
选自如下基团:
Figure PCTCN2021105263-appb-000053
或当
Figure PCTCN2021105263-appb-000054
不存在时,Y为-OCH 2CF 3;
环D选自如下结构:
Figure PCTCN2021105263-appb-000055
Z为-NH-;
环E选自如下结构:
Figure PCTCN2021105263-appb-000056
作为实例,所述式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药中,式(I)化合物可以选自如下结构:
Figure PCTCN2021105263-appb-000057
Figure PCTCN2021105263-appb-000058
Figure PCTCN2021105263-appb-000059
Figure PCTCN2021105263-appb-000060
Figure PCTCN2021105263-appb-000061
Figure PCTCN2021105263-appb-000062
Figure PCTCN2021105263-appb-000063
Figure PCTCN2021105263-appb-000064
Figure PCTCN2021105263-appb-000065
Figure PCTCN2021105263-appb-000066
Figure PCTCN2021105263-appb-000067
Figure PCTCN2021105263-appb-000068
Figure PCTCN2021105263-appb-000069
本发明还提供式(I)所示化合物的制备方法,包括如下方案中的至少一种:
Figure PCTCN2021105263-appb-000070
式(I-1)所示化合物与式(I-2)所示化合物反应得到式(I)所示化合物;
其中,环A,环B,环D,
Figure PCTCN2021105263-appb-000071
环E,W,V,X,Y,Z具有如上所述定义;
L选自离去基团,例如卤素。
本发明进一步提供制备本发明式(I)所示化合物的中间体化合物,包括式I-1,式I-2等。
在优选实施方案中,式(I-1)选自如下结构:
Figure PCTCN2021105263-appb-000072
式(I-2)选自如下结构:
Figure PCTCN2021105263-appb-000073
其中,各基团如上文所定义。
进一步优选地,所述式(I-1)选自如下结构为:
Figure PCTCN2021105263-appb-000074
Figure PCTCN2021105263-appb-000075
进一步优选地,所述式(I-2)可选自如下结构:
Figure PCTCN2021105263-appb-000076
在一些实施方案中,本发明进一步提供制备本发明式(I)所示化合物的中间体化合物,所述中间体可选自
Figure PCTCN2021105263-appb-000077
Figure PCTCN2021105263-appb-000078
本领域技术人员应当理解,式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物可以作为原料或中间体,制备式(I)所示的化合物、其消旋体、立体异构体、互变异构体、 氮氧化物、同位素标记物的前药或药学上可接受的盐。为此,本发明还提供式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物在制备式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物的前药或药学上可接受的盐中的用途。
本发明还提供如下化合物:
Figure PCTCN2021105263-appb-000079
本发明还提供式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药中的至少一种在制备药物中的用途,所述药物为蛋白质激酶的抑制剂。
特别地,所述的药物具有调节Rho-激酶的功能。
所述药物可用于预防或治疗一种或多种ROCK的高表达或ROCK的过度激活导致的疾病,如心脑血管疾病、神经系统疾病、纤维化疾病、眼疾病、肿瘤、动脉血栓形成病症、辐射损伤、呼吸系统疾病、以及自身免疫性疾病等,包括动脉粥样硬化、急性冠脉综合征、高血压、脑血管痉挛、脑缺血、缺血性脑卒中、再狭窄、心脏病、心脏衰竭、心肌肥厚、心肌缺血再灌注损伤、糖尿病、糖尿病肾病、癌症、神经元变性(外周的或中枢的)、神经损伤性疾病、脊髓损伤、勃起功能障碍、血小板凝聚、白细胞聚集、青光眼、眼部高血压、哮喘、骨质疏松症、肺纤维化(如特发性肺纤维化)、肝纤维化、肾脏纤维化、COPD、肾透析(上皮稳定性)、肾小球硬化症以及神经元变性炎症等。
本发明还提供一种药物组合物,其包含治疗有效量的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药中的至少一种。
优选地,所述药物组合物还可任选包含药学上可接受的辅料,例如载体、赋形剂。作为实例,所述辅料可以为选自下列中的至少一种:崩解剂、助流剂、润滑剂、稀释剂或填充剂、粘合剂、着色剂。
本发明的药物组合物具有调节Rho-激酶的功能。所述药物组合物可用于预防或治疗一种或多种ROCK的高表达或ROCK的过度激活导致的疾病,如心脑血管疾病、神经系统疾病、纤维化疾病、眼疾病、肿瘤、动脉血栓形成病症、辐射损伤、呼吸系统疾病、以及自身免疫性等疾病,包括动脉粥样硬化、急性冠脉综合征、高血压、脑血管痉挛、脑缺血、缺血性脑卒中、再狭窄、心脏病、心脏衰竭、心肌肥厚、心肌缺血再灌注损伤、糖尿病、糖尿病肾病、癌症、神经元变性(外周的或中枢的)、神经损伤性疾病、脊髓损伤、勃起功能障碍、血小板凝聚、白细胞聚集、青光眼、眼部高血压、哮喘、骨质疏松症、肺纤维化(如特发性肺纤维化)、肝纤维化、肾脏纤维化、COPD、肾透析(上皮稳定性)、肾小球硬化症以及神经元变性炎症等。
本发明还提供一种调节Rho-激酶功能的方法,包括向有此需要的个体给予有效量的所述式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药或所述药物组合物。所述方法可用于预防或治疗一种或多种ROCK的高表达或ROCK的过度激活导致的疾病。
本发明还提供一种预防或治疗一种或多种ROCK的高表达或ROCK的过度激活导致的疾病的方法,包括向有此需要的个体给予有效量的所述式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药或所述药物组合物。所述疾病例如为心脑血管疾病、神经系统疾病、纤维化疾病、眼疾病、肿瘤、动脉血栓形成病症、辐射损伤、呼吸系统疾病、以及自身免疫性等疾病,包括动脉粥样硬化、急性冠脉综合征、高血压、脑血管痉挛、脑缺血、缺血性脑卒中、再狭窄、心脏病、心脏衰竭、心肌肥厚、心肌缺血再灌注损伤、糖尿病、糖尿病肾病、癌症、神经元变性(外周的或中枢的)、神经损伤性疾病、脊髓损伤、勃起功能障碍、血小板凝聚、白细胞聚集、青光眼、眼部高血压、哮喘、骨质疏松症、肺纤维化(如特发性肺纤维化)、肝纤维化、肾脏纤维化、COPD、肾透析(上皮稳定性)、肾小球硬化症以及神经元变性炎症等。
在另一个方面,本文提供式(I)的化合物,其用于调节Rho-激酶功能,包括向有此需要的个体给予有效量的一种或更多种本发明的化合物,或者包含所述化合物的药物组合物。
在又一个方面,本文提供式(I)的化合物,其用于预防或治疗一种或多种ROCK的高表达或ROCK的过度激活导致的疾病的方法,包括向有此需要的个体给予有效量的所述式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药或所述药物组合物。所述疾病例如为心脑血管疾病、神经系统疾病、纤维化疾病、眼疾病、肿瘤、动脉血栓形成病症、辐射损伤、呼吸系统疾病、以及自身免疫性等疾病,包括动脉粥样硬化、急性冠脉综合征、高血压、脑血管痉挛、脑缺血、缺血性脑卒中、再狭窄、心脏病、心脏衰竭、心肌肥厚、心肌缺血再灌注损伤、糖尿病、糖尿病肾病、癌症、神经元变性(外周的或中枢的)、神经损伤性疾病、脊髓损伤、勃起功能障碍、血小板凝聚、白细胞聚集、青光眼、眼部高血压、哮喘、骨质疏松症、肺纤维化(如特发性肺纤维化)、肝纤维化、肾脏纤维化、COPD、肾透析(上皮稳定性)、肾小球硬化症以及神经元变性炎症等。
术语定义和说明
除非另有说明,本申请说明书和权利要求书中记载的基团和术语定义,包括其作为实例的定义、示例性的定义、优选的定义、表格中记载的定义、实施例中具体化合物的定义等,可以彼此之间任意组合和结合。这样的组合和结合后的基团定义及化合物结构,应当属于本申请说明书记载的范围内。
本申请说明书和权利要求书中若标识
Figure PCTCN2021105263-appb-000080
则该处表示连接位点。
本申请说明书和权利要求书中“更多个”表示三个或三个以上。术语“卤素”指F、Cl、Br和I。换言之,F、Cl、Br和I在本说明书中可描述为“卤素”。
术语“C 1-20烷基”应理解为表示具有1~20个碳原子的直链或支链饱和一价烃基,优选为C 1-6烷基。“C 1-12烷基”应理解为优选表示具有1、2、3、4、5、6个碳原子的直链或支链饱和一价烃基。所述烷基是例如甲基、乙基、丙基、丁基、戊基、己基、异丙基、异丁基、仲丁基、叔丁基、异戊基、2-甲基丁基、1-甲基丁基、1-乙基丙基、1,2-二甲基丙基、新戊基、1,1-二甲基丙基、4-甲基戊基、3-甲基戊基、2-甲基戊基、1-甲基戊基、2-乙基丁基、1-乙基丁基、3,3-二甲基丁基、2,2-二甲基丁基、1,1-二甲基丁基、2,3-二甲基丁基、1,3-二甲基丁基或1,2-二甲基丁基等或它们的异构体。
术语“C 1-20烷氧基”表示“-O-C 1-20烷基”其中C 1-20烷基具有如上所述定义。其优选为“C 1-6烷氧基”。
术语“C 3-20环烷基”应理解为表示饱和的一价单环或双环烃环,其具有3~20个碳原子,优选“C 3-6环烷基”。术语“C 3-6环烷基”应理解为表示饱和的一价单环或双环烃环,其具有3、4、5、6个碳原子。所述C 3-6环烷基可以是单环烃基,如环丙基、环丁基、环戊基、环己基。
术语“3-20元杂环基”意指饱和的一价单环或双环烃环,其包含1-5个独立选自N、O和S的杂原子,优选“3-6元杂环基”。术语“3-6元杂环基”意指饱和的一价单环或双环烃环,其包含1-5个,优选1-3个选自N、O和S的杂原子。所述杂环基可以通过所述碳原子中的任一个或氮原子(如果存在的话)与分子的其余部分连接。特别地,所述杂环基可以包括但不限于:4元环,如氮杂环丁烷基、氧杂环丁烷基;5元环,如四氢呋喃基、二氧杂环戊烯基、吡咯烷基、咪唑烷基、吡唑烷基、吡咯啉基;或6元环,如四氢吡喃基、哌啶基、吗啉基、二噻烷基、硫代吗啉基、哌嗪基或三噻烷基。根据本发明,所述杂环基是无芳香性的。
术语“C 6-20芳基”应理解为表示具有6~20个碳原子的一价芳香性或部分芳香性的单环、双环或三环烃环,优选“C 6-12芳基”。术语“C 6-12芳基”应理解为优选表示具有6、7、8、9、10、11、12个碳原子的一价芳香性或部分芳香性的单环、双环或三环烃环(“C 6-12芳基”),特别是具有6个碳原子的环(“C 6芳基”),例如苯基;或联苯基,或者是具有9个碳原子的环(“C 9芳基”),例如茚满基或茚基,或者是具有10个碳原子的环(“C 10芳基”),例如四氢化萘基、二氢萘基或萘基。
术语“5-20元杂芳基”应理解为包括这样的一价单环、双环或三环芳族环系:其具有5~20个环原子且包含1-5个独立选自N、O和S的杂原子,例如“5-12元杂芳基”。术语“5-12元杂芳基”应理解为包括这样的一价单环、双环或三环芳族环系:其具有5、6、7、8、9、10、11、12个环原子,特别是5或6或9或10个碳原子,且其包含1-5个,优选1-3各独立选自N、O和S的杂原子并且,另外在每一种情况下可为苯并稠合的。特别地,杂芳基选自噻吩基、呋喃基、吡咯基、噁唑基、噻唑基、咪唑基、吡唑基、异噁唑基、异噻唑基、噁二唑基、三唑基、噻二唑基、噻-4H-吡唑基等以及它们的苯并衍生物,例如苯并呋喃基、苯并噻吩基、苯并噁唑基、苯并异噁唑基、苯并咪唑基、苯并三唑基、吲唑基、吲哚基、异吲哚基等;或吡啶基、哒嗪基、嘧啶基、吡嗪基、三嗪基等,以及它们的苯并衍生物,例如喹啉基、喹唑啉基、异喹啉基等;或吖辛因基、吲嗪基、嘌呤基等以及它们的苯并衍生物;或噌啉基、酞嗪基、喹唑啉基、喹喔啉基、萘啶基、蝶啶基、咔唑基、吖啶基、吩嗪基、吩噻嗪基、吩噁嗪基等。
除非另有说明,杂环基、杂芳基或亚杂芳基包括其所有可能的异构形式,例如其位置异构体。因此,对于一些说明性的非限制性实例,吡啶基或亚吡啶基包括吡啶-2-基、亚吡啶-2-基、吡啶-3-基、亚吡啶-3-基、吡啶-4-基和亚吡啶-4-基;噻吩基或亚噻吩基包括噻吩-2-基、亚噻吩-2-基、噻吩-3-基和亚噻吩-3-基。
需要说明的是,如上基团定义中涉及数值范围的,例如C 1-20,3-20,C 6-20或5-20等中的数值范围表示该数值范围端点及两端点中的任意整数。而不限定于仅包括两端点。
除非另外指明,否则本文所用的术语“离去基团”应意指在取代或置换反应过程中脱离的带电或不带电的原子或基团。合适的例子包括但不限于H、F、Br、Cl、I、甲磺酸酯基、甲苯磺酸酯基等。
在任何用于制备本发明化合物的方法中,可能必需和/或期望保护任何有关分子上的敏感或反应性基 团。这可通过常规的保护基来实现,如本领域教科书或工具书描述的保护基。可使用本领域已知的方法在方便的后续阶段移除保护基团。本领域技术人员将认识到,取决于具体的保护基团,可将其他试剂用于该去保护步骤,包括但不限于Pd/C、Pd(OH) 2、PdCl 2、Pd(OAc) 2/Et 3SiH、兰尼镍、适当选择的酸、适当选择的碱、氟化物等等。
可以根据已知的方法,例如通过萃取、过滤或柱层析来分离目标化合物。
根据其分子结构,本发明的化合物可以是手性的,因此可能存在各种对映异构体形式。因而这些化合物可以以消旋体形式或光学活性形式存在。本发明的化合物或其中间体可以通过本领域技术人员公知的化学或物理方法分离为对映异构体化合物,或者以此形式用于合成。在外消旋的胺的情况中,通过与光学活性的拆分试剂反应,从混合物制得非对映异构体。适当的拆分试剂的示例是光学活性的酸,例如R和S形式的酒石酸、二乙酰酒石酸、二苯甲酰酒石酸、扁桃酸、苹果酸、乳酸、适当的N-保护的氨基酸(例如N-苯甲酰脯氨酸或N-苯磺酰基脯氨酸)或各种光学活性的樟脑磺酸。借助光学活性的拆分试剂(例如固定在硅胶上的二硝基苯甲酰基苯基甘氨酸、三乙酸纤维素或其它碳水化合物的衍生物或手性衍生化的异丁烯酸酯聚合物),也可有利地进行色谱对映体拆分。用于此目的的适当的洗脱剂是含水或含醇的溶剂混合物,例如,己烷/异丙醇/乙腈。
本领域技术人员将理解,由于氮需要具有可用的孤对电子用于被氧化为氧化物,因此并非所有的含氮杂环都可以形成N-氧化物;本领域技术人员将识别能够形成N-氧化物的含氮杂环。本领域技术人员还将认识到叔胺能够形成N-氧化物。制备杂环和叔胺的N-氧化物的合成方法对于本领域技术人员而言是熟知的,所述合成方法包括用过氧酸如过氧乙酸和间氯过氧苯甲酸(MCPBA)、过氧化氢、烷基氢过氧化物如叔丁基氢过氧化物、过硼酸钠和双环氧乙烷(dioxirane)如二甲基双环氧乙烷氧化杂环和叔胺。这些制备N-氧化物的方法已在文献中广泛地描述和综述。
药学上可接受的盐可以是例如在链或环中具有氮原子的具有足够碱性的本发明的化合物的酸加成盐,例如与如下无机酸形成的酸加成盐:例如盐酸、氢氟酸、氢溴酸、氢碘酸、硫酸、焦硫酸、磷酸或硝酸,或硫酸氢盐、或者与如下有机酸形成的酸加成盐:例如甲酸、乙酸、乙酰乙酸、丙酮酸、三氟乙酸、丙酸、丁酸、己酸、庚酸、十一烷酸、月桂酸、苯甲酸、水杨酸、2-(4-羟基苯甲酰基)苯甲酸、樟脑酸、肉桂酸、环戊烷丙酸、二葡糖酸、3-羟基-2-萘甲酸、烟酸、扑酸、果胶酯酸、过硫酸、3-苯基丙酸、苦味酸、特戊酸、2-羟基乙磺酸、衣康酸、氨基磺酸、三氟甲磺酸、十二烷基硫酸、乙磺酸、苯磺酸、对甲苯磺酸、甲磺酸、2-萘磺酸、萘二磺酸、樟脑磺酸、柠檬酸、酒石酸、硬脂酸、乳酸、草酸、丙二酸、琥珀酸、苹果酸、己二酸、藻酸、马来酸、富马酸、D-葡糖酸、扁桃酸、抗坏血酸、葡庚酸、甘油磷酸、天冬氨酸、磺基水杨酸、半硫酸或硫氰酸。
另外,具有足够酸性的本发明的化合物的另一种适合的药学上可接受的盐是碱金属盐(例如钠盐或钾盐)、碱土金属盐(例如钙盐或镁盐)、铵盐,或与提供生理学可接受的阳离子的有机碱形成的盐,例如与如下物质形成的盐:钠离子、钾离子、N-甲基葡糖胺、二甲基葡糖胺、乙基葡糖胺、赖氨酸、二环己基胺、1,6-己二胺、乙醇胺、葡糖胺、葡甲胺、肌氨酸、丝氨醇、三羟基甲基氨基甲烷、氨基丙二醇、1-氨基-2,3,4-丁三醇。作为实例,所述药学上可接受的盐包括基团-COOH与如下物质形成的盐:钠离子、钾离子、钙离子、镁离子、N-甲基葡糖胺、二甲基葡糖胺、乙基葡糖胺、赖氨酸、二环己基胺、1,6-己二胺、乙醇胺、葡糖胺、葡甲胺、肌氨酸、丝氨醇、三羟基甲基氨基甲烷、氨基丙二醇、1-氨基-2,3,4-丁三醇。
另外,碱性含氮基团可用如下试剂季铵化:低级烷基卤化物,例如甲基、乙基、丙基和丁基氯化物、溴化物和碘化物;硫酸二烷基酯,例如硫酸二甲酯、硫酸二乙酯、硫酸二丁酯和硫酸二戊酯;长链卤化物,例如癸基、月桂基、肉豆蔻基和硬脂基氯化物、溴化物和碘化物;芳烷基卤化物如苄基和苯乙基溴化物等。作为实例,药学上可接受的盐包括盐酸盐、硫酸盐、硝酸盐、硫酸氢盐、氢溴酸盐、醋酸盐、草酸盐、柠檬酸盐、甲磺酸盐、甲酸盐或葡甲胺盐等。
由于本发明的化合物可存在多个成盐位点,所述“药学上可接受的盐”不仅包括本发明化合物其中1个成盐位点上形成的盐,而且还包括其中2、3或全部成盐位点上形成的盐。为此,所述“药学上可接受的盐”中式(I)化合物与成盐所需的酸的根离子(阴离子)或碱的阳离子摩尔比可以在较大的范围内变 化,例如可以是4:1~1:4,如3:1、2:1、1:1、1:2、1:3等。
根据本发明,药学上可接受的阴离子包括选自由无机酸或有机酸电离生成的阴离子。所述“无机酸”包括但不限于盐酸、氢氟酸、氢溴酸、氢碘酸、硫酸、焦硫酸、磷酸或硝酸。所述“有机酸”包括但不限于甲酸、乙酸、乙酰乙酸、丙酮酸、三氟乙酸、丙酸、丁酸、己酸、庚酸、十一烷酸、月桂酸、苯甲酸、水杨酸、2-(4-羟基苯甲酰基)苯甲酸、樟脑酸、肉桂酸、环戊烷丙酸、二葡糖酸、3-羟基-2-萘甲酸、烟酸、扑酸、果胶酯酸、过硫酸、3-苯基丙酸、苦味酸、特戊酸、2-羟基乙磺酸、衣康酸、氨基磺酸、三氟甲磺酸、十二烷基硫酸、乙磺酸、苯磺酸、对甲苯磺酸、甲磺酸、2-萘磺酸、萘二磺酸、樟脑磺酸、柠檬酸、酒石酸、硬脂酸、乳酸、草酸、丙二酸、琥珀酸、苹果酸、己二酸、藻酸、马来酸、富马酸、D-葡糖酸、扁桃酸、抗坏血酸、葡庚酸、甘油磷酸、天冬氨酸、磺基水杨酸、半硫酸或硫氰酸。
术语“互变异构体”是指因分子中某一原子在两个位置迅速移动而产生的官能团异构体。本发明化合物可表现出互变异构现象。互变异构的化合物可以存在两种或多种可相互转化的种类。质子移变互变异构体来自两个原子之间共价键合的氢原子的迁移。互变异构体一般以平衡形式存在,尝试分离单一互变异构体时通常产生一种混合物,其理化性质与化合物的混合物是一致的。平衡的位置取决于分子内的化学特性。例如,在很多脂族醛和酮如乙醛中,酮型占优势;而在酚中,烯醇型占优势。本发明包含化合物的所有互变异构形式。
术语“有效量”或者“治疗有效量”是指足以实现预期应用(包括但不限于如下定义的疾病治疗)的本发明所述化合物的量。治疗有效量可以取决于以下因素而改变:预期应用(体外或者体内),或者所治疗的受试者和疾病病症如受试者的重量和年龄、疾病病症的严重性和给药方式等,其可以由本领域普通技术人员容易地确定。具体剂量将取决于以下因素而改变:所选择的特定化合物、所依据的给药方案、是否与其它化合物组合给药、给药的时间安排、所给药的组织和所承载的物理递送系统。
术语“辅料”是指可药用惰性成分。赋形剂种类的实例非限制性地包括粘合剂、崩解剂、润滑剂、助流剂、稳定剂、填充剂和稀释剂等。赋形剂能增强药物制剂的操作特性,即通过增加流动性和/或粘着性使制剂更适于直接压缩。适用于上述制剂的典型的药学上可接受的载体的实例为:糖类,例如乳糖、蔗糖、甘露醇和山梨醇;淀粉类,例如玉米淀粉、木薯淀粉和土豆淀粉;纤维素及其衍生物,例如羧甲基纤维素钠,乙基纤维素和甲基纤维素;磷酸钙类,例如磷酸二钙和磷酸三钙;硫酸钠;硫酸钙;聚乙烯吡咯烷酮;聚乙烯醇;硬脂酸;硬脂酸碱土金属盐,例如硬脂酸镁和硬脂酸钙;硬脂酸;植物油类,例如花生油、棉籽油、芝麻油、橄榄油和玉米油;非离子、阳离子和负离子表面活性剂;乙二醇聚合物;脂肪醇类;和谷物水解固形物以及其它无毒的可相容的填充剂、粘合剂、崩解剂、缓冲剂、防腐剂、抗氧剂、润滑剂、着色剂等在药物制剂中常用到的辅料。
本发明的有益效果包括:
本发明提供的化合物具有优异的ROCK抑制活性。尤其表现为对ROCK2激酶有较好的选择性抑制,此外,本发明化合物具有较好的安全性和代谢稳定性,生物利用度高。最后本发明的化合物制备方法简单、易于提纯,因此具有良好的应用前景。
具体实施方式
下文将结合具体实施例对本发明的通式化合物及其制备方法和应用做更进一步的详细说明。下列实施例仅为示例性地说明和解释本发明,而不应被解释为对本发明保护范围的限制。凡基于本发明上述内容所实现的技术均涵盖在本发明旨在保护的范围内。
除非另有说明,以下实施例中使用的原料和试剂均为市售商品,或者可以通过已知方法制备。
名词及代表试剂
在以下具体实验描述中使用的名词分别代表(除非另有说明)以下试剂:
DMF:N,N-二甲基甲酰胺;DCM:二氯甲烷;TEA:三乙胺;DMAP:4-二甲氨基吡啶;DIEA:N,N-二异丙基乙胺;THF:四氢呋喃;DME:乙二醇二甲醚;CDI:N,N'-羰基二咪唑;MsCl:甲基磺酰氯;DIPEA:N,N-二异丙基乙胺;HATU:2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯;DMSO:二甲基亚砜;EA:乙酸乙酯;MeOH:甲醇;EtOH:乙醇;MeCN:乙腈;NCS:N-氯代丁 二酰亚胺;n-BuOH:正丁醇;DCE:1,2-二氯乙烷;NMAC:N,N-二甲基乙酰胺;EDCI:1-乙基-(3-二甲基氨基丙基)碳酰二亚胺盐酸盐;IPA:异丙醇;mCPBA:间氯过氧苯甲酸;nBuLi:正丁基锂;NMP:N-甲基吡咯烷酮;TFA:三氟乙酸;t-BuOK:叔丁基醇钾;t-BuOMe:甲基叔丁基醚;xantphos:5-双(二苯基膦)-9,9-二甲基氧杂蒽;DHP:3,4-二氢-2H-吡喃。
<制备实施例>
中间体1 3,3-二氟-N-甲基环丁烷-1-胺盐酸盐(M001)的制备
Figure PCTCN2021105263-appb-000081
(1)化合物(3,3-二氟环丁烷)氨基甲酸叔丁酯(M001-1)的制备
将3,3-二氟环丁烷-1-胺(1.00g,9.34mmol)溶入甲醇(10mL)和饱和碳酸钠水溶液(10mL)的混合溶剂,室温下向体系中加入二碳酸二叔丁酯(2.45g,11.20mmol)。反应体系室温搅拌过夜。产物从体系中析出。过滤,取滤饼旋干,得到粗品白色固体产物(3,3-二氟环丁烷)氨基甲酸叔丁酯1.35g,产率70.2%。
1H NMR(301MHz,CD 3OD)δ3.89(m,1H),2.93–2.74(m,2H),2.58–2.38(m,2H),1.42(s,9H).
(2)化合物(3,3-二氟环丁烷)(甲基)氨基甲酸叔丁酯(M001-2)的制备
氮气保护,将(3,3-二氟环丁烷)氨基甲酸叔丁酯(900mg,4.34mmol)溶于无水N,N-二甲基甲酰胺(10mL),降温至0℃,分批加入氢化钠(60%,208mg,5.21mmol)后,温度搅拌0.5小时,冰水浴,滴加碘甲烷(1.23g,8.69mmol),室温反应搅拌过夜。缓慢加水(30mL)淬灭,乙酸乙酯(30mL*3)萃取,合并有机相,无水硫酸钠干燥,过滤浓缩,得到淡黄色固体产物(3,3-二氟环丁烷)(甲基)氨基甲酸叔丁酯1.10g,粗品。
1H NMR(301MHz,CD 3OD)δ4.35–4.27(m,1H),2.82(s,3H),2.75(dt,J=15.5,8.5Hz,4H),1.45(s,9H).
将(3,3-二氟环丁烷)(甲基)氨基甲酸叔丁酯(1.10g,粗品)溶于二氯甲烷(10mL)中,滴加氯化氢的乙醇溶液(33%,3mL),室温搅拌过夜。减压浓缩,得到800mg棕黄色固体,产物为3,3-二氟-N-甲基环丁烷-1-胺盐酸盐,粗品超重。LC-MS[M+H] +:122.1。
中间体2 4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(M002)制备
Figure PCTCN2021105263-appb-000082
1)4-(4-硝基苯基)-1H-吡唑-1-甲酸叔丁酯(M002-1)的制备
将(4-(4,4,5-三甲基-1,3,2-二氧杂硼硼烷-2-基)吡唑-1-基)甲酸叔丁酯(58.8g,0.2mol),1-溴-4-硝基苯(20g,0.1mol),无水碳酸钾(41.5g,0.3mol)和(1,1'-双(二苯基膦基)二茂铁)二氯化钯(7.3g,10mmol)加入到1,4-二氧六环:水=30:1(207mL)中,氮气置换3次。油浴100℃搅拌5h。TLC检测反应结束,停止反应,减压过滤,滤液浓缩经柱层析纯化(石油醚:乙酸乙酯=4:1)得到黄色固体16g,产率46%,MS(M+1-100) +=190.05,氢谱显示为产物M002-1。
2)4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(M002)制备
将4-(4-硝基苯基)-1H-吡唑-1-甲酸叔丁酯(16g,55.3mol),溶于甲醇(160mL)中,加入钯碳(3.2g),装好氢气球,置换氢气,45℃反应16h,TLC检测反应完全后,加硅藻土减压抽滤,滤液浓缩,得到黄色粗产物柱层析纯化(石油醚:乙酸乙酯=3:1)得到浅白色固体9.6g,产率60%,MS(M+1) +=260.15。
中间体3 4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯胺(M003)
Figure PCTCN2021105263-appb-000083
1)4-溴-1-(四氢-2H-吡喃-2-基)-1H-吡唑(M003-1)制备
将3-溴吡唑(5g,34.02mmol)溶于25ml的3,4-二氢-2H-吡喃中,缓慢滴加三氟乙酸387.9mg(3.4mmol),滴加完毕之后,升温至80℃反应过夜。取样,送LCMS监控,原料生成大量产物。后处理:加入饱和NaHCO3水溶液调节pH至8左右后,加入20ml的EA萃取三次,合并有机相后饱和食盐水洗涤,干燥,过滤,浓缩得到黄色油状物直接投入下一步反应。LC-MS[M+H] +=233.00。
2)4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯胺(M003)制备
将4-溴-1-(四氢-2H-吡喃-2-基)-1H-吡唑7.86g,34.01mmol),4-硝基硼酸酯(8.94g,40.81mmol),碳酸钾(9.4g,68.02mmol),Pd(dppf)Cl2(2.49g,3.4mmol)溶于二氧六环/水(70ML/10ML)中,80℃氮气保护过夜。取样,送LCMS,原料反应完毕。反应结束后,加入氯化铵溶液(50mL),乙酸乙酯(50mL*3)萃取,饱和食盐水(30mL*2)洗涤有机相,无水硫酸钠干燥,过滤浓缩后,粗品硅胶柱层析分离,得到墨绿色固体5g,收率60%.LC-MS[M+H] +=244.15。
中间体4 叔-丁基4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(M004)、N-(4-(1H-吡唑-4-基)苯基)-2-氯嘧啶-4-胺(M004’)的制备
Figure PCTCN2021105263-appb-000084
1)化合物叔-丁基4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(M004)的制备:
将叔-丁基4-(4-氨基苯基)-1H-吡唑-1-羧酸酯(5.64g,21.69mmol)和2,4-二氯嘧啶(4.85g,1.44mmol)溶于N,N-二甲基甲酰胺(90mL)中,加入N,N-二异丙基乙胺(8.39g,65.07mmol),氮气保护,80℃反应8个小时。将反应液倒入水(200mL)中,乙酸乙酯(100mL*2)萃取,合并有机相,饱和食盐水(80mL*3)洗涤,无水硫酸钠干燥,过滤浓缩,粗品硅胶柱层析分离(二氯甲烷/乙酸乙酯=50:1-5:1),得到淡黄色固体4.40g,收率54%。LC-MS[M+H] +:371.7。
2)N-(4-(1H-吡唑-4-基)苯基)-2-氯嘧啶-4-胺(M004’)的制备
将叔-丁基4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯溶于无水二氯甲烷中,加入氯化氢的乙醇溶液(33%),室温搅拌2h。减压浓缩,得到N-(4-(1H-吡唑-4-基)苯基)-2-氯嘧啶-4-胺,MS(M+1) +=272.4。
实施例1、化合物1 6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L001)的制备
Figure PCTCN2021105263-appb-000085
1.1化合物3-(3-硝基吡啶-4-基)-2-羰基丙酸乙酯(L001-1)的制备
氮气保护,4-甲基-3-硝基吡啶(10.0g,72.0mmol)溶于草酸二乙酯(50mL)中,向反应液中加入DBU(12.7g,83.0mmol),室温搅拌过夜。向反应体系中加入冰水(30.0g)淬灭,用1N的稀盐酸调节pH至4-5,过滤,滤饼用乙酸乙酯(100ml*2)洗涤,烘箱干燥之后得到18.0g红色固体,粗品直接投下一步。LC-MS[M+H] +:239.1。
1.2化合物1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(L001-2)的制备
氢气保护,将3-(3-硝基吡啶-4-基)-2-羰基丙酸乙酯(17.0g,70.0mmol)溶解于无水二氯甲烷(200mL)中,向反应液中加入钯碳(3.4g),室温过夜。过滤,滤液减压浓缩,浓缩之后硅胶柱层析分离(PE/EA=1/1),得到6.0g黄色油状液体,两步收率为43.8%。LC-MS[M+H] +:191.1。
1.3化合物1-叔丁氧羰基--吡咯并[2,3-c]吡啶-2-羧酸乙酯(L001-3)的制备
氮气保护,将1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(6.0g,31.5mmol)溶解于无水二氯甲烷(50mL)中,向反应液中加入Boc酸酐(7.6g,34.7mmol)和DMAP(384mg,3.2mmol),室温搅拌过夜。减压浓缩,粗品硅胶柱层析分离(PE/EA=3/1),得到7.5g黄色油状液体。收率为82.4%,LC-MS[M+H] +:291.0。
1.4化合物6-苄基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(L001-4)的制备
氮气保护,将1-叔丁氧羰基-吡咯并[2,3-c]吡啶-2-羧酸乙酯(7.2g,24.7mmol)溶于无水DMF(50mL)中,加入溴化苄(4.2g,24.7mmol),80℃反应4小时,减压浓缩,浓缩所得固体溶于乙醇(50mL)中,向反应液中加入硼氢化钠(934mg,24.7mmol),室温反应3小时。用水(100mL)淬灭,乙酸乙酯萃取(100mL x3),饱和食盐水(100mL)洗涤,无水硫酸钠干燥,过滤浓缩,粗品硅胶柱层析分离(PE/EA=3/1),得到3.5g黄色油状液体,收率49.8%。LC-MS[M+H] +:285.1。
1.5化合物6-叔丁氧羰基-4,5,7-三氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(L001-5)的制备
将6-苄基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(3.5g,12.3mmol)溶于甲醇(40mL)中,加入Boc酸酐(4.0g,18.5mmol)和钯碳(700mg),氢气气氛下室温过夜。过滤浓缩,硅胶柱层析分离(PE/EA=5/1)得到1.8g黄色油状液体,收率为50.0%。MS[M/2+H] +=295.1.
1.6化合物6-叔丁氧羰基-1-甲基-4,5,7-三氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(L001-6)的制备
氮气保护,将6-叔丁氧羰基-4,5,7-三氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(1.8g,6.1mmol)溶于四氢呋喃(20mL)中,降温至0℃,向反应体系中加入氢化钠(364mg,9.1mmol,60%),此温度下搅拌30分钟,滴加碘甲烷(1.7g,12.2mmol)后,室温反应2小时。饱和氯化铵(20mL)淬灭,乙酸乙酯(30mL*3)萃取,合并有机相,饱和食盐水(50mL)洗涤,无水硫酸钠干燥,过滤浓缩,得到1.8g黄色油状液体(粗品),LC-MS[M+H] +:308.9。
1.7化合物1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(L001-7)的制备
将6-叔丁氧羰基-4,5,7-三氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(1.8g,5.8mmol)溶于无水二氯甲烷(20mL)中,加入三氟乙酸(5mL),室温反应3小时。减压浓缩后,缓慢滴加饱和碳酸氢钠溶液调节pH至8-9,二氯甲烷(20mL*3)萃取,饱和食盐水(50mL)洗涤,无水硫酸钠干燥,过滤浓缩,粗品硅胶柱层析(DCM/MeOH=15/1)得到900mg黄色油状液体。两步收率为71%,LC-MS[M+H] +:209.1。
1.8化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(L001-8)的制备
将叔-丁基4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(1342mg,3.6mmol)溶解于正丁醇(10mL)中,向反应液中加入乙基-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸酯(500mg,2.4mmol)和DIEA(930mg,7.2mmol),升温至120℃,反应过夜。用水(40mL)淬灭,乙酸乙酯萃取(30mL x3),合并有机相,饱和食盐水(50mL)洗涤,无水硫酸钠干燥,过滤浓缩。粗品硅胶柱层析分离(PE/EA=1/1),得到900mg黄色油状液体,收率为84.5%。LC-MS[M+H] +:444.1。
1.9化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L001)的制备
将6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(800mg,1.5mmol)溶于四氢呋喃/甲醇/水(3/1/1,共10mL)中,加入氢氧化钠(292mg,7.3mmol),升温至50℃反应1小时。减压浓缩后,用1N稀盐酸调节pH至5-6,减压浓缩得到1.0g白色固体,粗品,含有氯化钠。LC-MS[M+H] +:416.0。
实施例2、化合物7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸(L002)的制备
Figure PCTCN2021105263-appb-000086
2.1化合物咪唑并[1,2-a]吡嗪-2-羧酸乙酯(L002-1)的制备
将吡嗪-2-胺(3.5g,36.82mmol)和3-溴-2-羰基丙酸乙酯(7.0g,44.18mmol)溶入乙二醇二甲醚(60mL),60℃加热过夜。冷却至室温,过滤收集滤饼,加入乙醇(40mL),80℃加热3小时。减压浓后加入饱和碳酸氢钠溶液(30mL),乙酸乙酯(30mL*3)萃取,合并有机相,无水硫酸钠干燥,减压浓缩。粗品硅胶柱纯化(二氯甲烷:乙酸乙酯=1:1),得到1.15g黄色油状产物,产率16.4%。LC-MS[M+H] +:192.0。
2.2化合物5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸乙酯(L002-2)的制备
将咪唑并[1,2-a]吡嗪-2-羧酸乙酯(1.1g,5.75mmol)溶入无水甲醇(30mL),加入钯碳催化剂(10%,600mg),通入氢气,室温搅拌过夜。过滤后滤液旋干,得到棕黄油状产物乙基-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸酯800mg,收率71.2%。LC-MS[M+H] +:196.0。
2.3化合物7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸乙酯 (L002-3)的制备
将5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸乙酯(310mg,1.59mmol),4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸叔丁酯(589mg,1.59mmol)及N,N-二异丙基乙胺(570mg,4.42mmol)溶于正丁醇(5mL),反应120℃搅拌5小时。加水(20mL)稀释,乙酸乙酯(15mL*3)萃取,合并有机相,无水硫酸钠干燥,过滤浓缩。粗品硅胶柱纯化(二氯甲烷:甲醇=5:1),得到430mg棕色油状粗品产物7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸乙酯。收率62.9%。LC-MS[M+H] +:431.1。
2.4化合物7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸(L002)的制备
将7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸乙酯(430mg,1.00mmol)溶于四氢呋喃(3mL),甲醇(1mL)和水(1mL)中,加入一水合氢氧化锂(126mg,3.00mmol),反应室温搅拌过夜。用1N盐酸调酸至pH=2,乙酸乙酯(15mL*3)萃取,合并有机相合,无水硫酸钠干燥,过滤浓缩。得到灰色固体产物7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸350mg,收率87.1%,粗品。LC-MS[M+H] +:403.0。
实施例3、化合物(5-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-4,5,6,7-四氢吡唑并[1,5-a]吡嗪-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L003)的制备
Figure PCTCN2021105263-appb-000087
3.1化合物1-(2-((叔丁氧羰基)氨基)乙基)-1H-吡唑-3,5-二羧酸二甲酯(L003-1)的制备
将1H-吡唑-3,5-二羧酸二甲酯(5.00g,27.10mmol)加入无水N,N-二甲基甲酰胺(60mL)中,加入碳酸钾(5.61g,40.60mmol),冰水浴,氮气保护,再向其中加入(2-溴乙基)氨基甲酸叔丁酯(6.64g,29.80mmol),室温搅拌3h。加入水(100mL)稀释,有大量固体析出,抽滤,滤饼用水(50mL)洗涤。收集固体,干燥后得到8.70g粗品,纯度70%,白色固体,产率68%。MS[M+H] +=350.2.
3.2化合物1-(2-((叔丁氧羰基)氨基)乙基)-3-(甲氧羰基)-1H-吡唑-5-羧酸(L003-2)的制备
将1-(2-((叔丁氧羰基)氨基)乙基)-1H-吡唑-3,5-二羧酸二甲酯(5.60g,17.10mmol)溶于二氯甲烷(30mL)和甲醇(30mL)中,滴加氢氧化钾甲醇溶液(2.2M,5.4mL,11.9mmol),室温反应1h。加水(60mL)稀释,二氯甲烷(50mL*2)反萃,水相用稀盐酸(1N)调至pH=3,二氯甲烷(50mL*3)萃取,合并有机相,饱和食盐水洗涤,无水硫酸钠干燥,过滤浓缩后得到产物4.20g,为白色固体,产率78%,粗品。MS[M+H] +=336.2。
3.3化合物1-(2-((叔丁氧羰基)氨基)乙基)-5-(羟甲基)-1H-吡唑-3-羧酸甲酯(L003-3)的制备
将1-(2-((叔丁氧基羰基)氨基)乙基)-3-(甲氧羰基)-1H-吡唑-5-羧酸(2.00g,6.30mmol)溶于无水四氢呋喃(30mL)中,加入N,N'-羰基二咪唑(2.04g,12.6mmol)(CDI)在45℃搅拌1h后,加入硼氢化钠(957mg,25.20mmol),室温搅拌过夜。用饱和氯化铵溶液(20mL)淬灭,加水(20mL)稀释,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水洗涤,无水硫酸钠干燥,过滤浓缩,粗品硅胶柱纯化(石油醚:乙酸乙酯=3:1)纯化得到400mg无色透明油状液体,产率21%,MS[M+H] +=322.1。
3.4化合物1-(2-((叔丁氧羰基)氨基)乙基)-5-(((甲磺酰)氧代)甲基)-1H-吡唑-3-羧酸甲酯(L003-4)的制备
将1-(2-((叔丁氧羰基)氨基)乙基)-5-(羟甲基)-1H-吡唑-3-羧酸甲酯(400mg,1.33mmol)溶于无水二氯甲烷(5mL)中,加入三乙胺(201mg,2.00mmol),并在0℃下滴加甲基磺酰氯(182mg,1.59mmol),室温搅拌1.5h。加入饱和碳酸氢钠(5mL)淬灭,加水(10mL)稀释,乙酸乙酯(10mL*3)萃取,合并有机相,饱和食盐水洗涤,无水硫酸钠干燥,过滤浓缩,得到420mg无色透明油状液体,粗品,产率83%,MS(M-99) +=278.1。
3.5化合物5-叔丁氧羰基-6,7-二氢吡唑并[1,5-a]吡嗪-2,5(4H)-2-羧酸甲酯(L003-5)的制备
将1-(2-((叔丁氧羰基)氨基)乙基)-5-(((甲磺酰)氧代)甲基)-1H-吡唑-3-羧酸甲酯(420mg,1.11mmol)溶于无水N,N-二甲基甲酰胺(10mL)中,氮气保护,在0℃下加入氢化钠(76mg,1.89mmol,60%),室温搅拌1.5h。反应结束后,加入饱和氯化铵(10mL)淬灭,加水(10mL)稀释,乙酸乙酯(10mL*3)萃取,合并有机相,饱和食盐水(30mL)洗涤,无水硫酸钠干燥,过滤浓缩后,经硅胶柱层析(石油醚:乙酸乙酯=1:1)纯化,得到200mg无色透明油状液体,产率64%,MS[M+H] +=282.2。
3.6化合物5-(叔丁氧羰基)-4,5,6,7-四氢吡唑[1,5-a]吡嗪-2-羧酸(L003-6)的制备
将5-叔丁氧羰基-6,7-二氢吡唑并[1,5-a]吡嗪-2,5(4H)-2-羧酸甲酯(200mg,0.71mmol)溶于四氢呋喃(3mL)和水(1mL)中,滴加氢氧化钠水溶液(2N,1.4mL,2.80mmol),室温反应1h。加水(5mL)稀释,乙酸乙酯(5mL*2)反萃,水相用稀盐酸(1N)调至pH=3,乙酸乙酯(5mL*3)萃取,合并有机相,饱和食盐水洗涤,无水硫酸钠干燥,过滤浓缩后得到产物130mg粗品,为白色固体,产率68%。MS(M+1) +=268.2。
3.7化合物2-(3,3-二氟吖丁啶-1-羰基)-6,7-二氢吡唑并[1,5-a]吡嗪-5(4H)-羧酸叔丁酯(L003-7)的制备
将5-(叔丁氧羰基)-4,5,6,7-四氢吡唑[1,5-a]吡嗪-2-羧酸(130mg,0.49mmol)溶于无水N,N-二甲基甲酰胺(3mL)中,加入2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(205mg,0.54mmol),N,N-二异丙基乙胺(255mg,1.96mmol)和3,3-二氟三甲叉亚胺盐酸盐(70mg,0.54mmol),室温搅拌2h。加水(10mL)稀释,乙酸乙酯(10mL*3)萃取,合并有机相,饱和食盐水洗涤,无水硫酸钠干燥,过滤浓缩,粗品硅胶柱纯化(石油醚:乙酸乙酯=3:1)纯化得到110mg白色固体,产率65%,MS(M+1) +=343.2。
3.8化合物(3,3-二氟吖丁啶-1-基)(4,5,6,7-四氢吡唑并[1,5-a]吡嗪-2-基)甲酮(L003-8)的制备
将2-(3,3-二氟吖丁啶-1-羰基)-6,7-二氢吡唑并[1,5-a]吡嗪-5(4H)-羧酸叔丁酯(110mg,0.32mmol)溶于无水二氯甲烷(3mL)中,加入氯化氢的乙醇溶液(33%,1mL),室温搅拌2h。减压浓缩,得到粗品90mg,白色固体,MS(M+1) +=242.9。
3.9化合物(5-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-4,5,6,7-四氢吡唑并[1,5-a]吡嗪-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L003)的制备
将(3,3-二氟吖丁啶-1-基)(4,5,6,7-四氢吡唑并[1,5-a]吡嗪-2-基)甲酮盐酸盐(90mg,0.32mmol)溶于正丁醇(3mL)中,加入4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸叔丁酯(119mg,0.32mmol)和N,N-二异丙基乙胺(255mg,1.96mmol),回流搅拌过夜,加水(10mL)稀释,乙酸乙酯(10mL*3)萃取,合并有机相,饱和食盐水洗涤,无水硫酸钠干燥,过滤浓缩,经制备纯化得到19.6mg白色固体,两步收率12%,MS(M+1) +=478.2。
1H NMR(400MHz,DMSO)δ12.91(brs,1H),9.42(s,1H),8.08-7.96(m,3H),7.63-7.58(m,4H),6.68(s,1H),6.15(d,J=5.7Hz,1H),4.97(s,2H),4.85(t,J=12.4Hz,2H),4.44(t,J=12.4Hz,2H),4.25(s,4H).
实施例4、化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-N-(3,3-二氟环丁基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-甲酰胺(L004)的制备
Figure PCTCN2021105263-appb-000088
4.1化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-N-(3,3-二氟环丁基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-甲酰胺(L004)的制备
将6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L001)(150mg,0.36mmol)溶于无水N,N-二甲基甲酰胺(5mL)中,加入N,N-二异丙基乙胺(185mg,1.44mmol),3,3-二氟环丁烷-1-胺盐酸盐(57mg,0.40mmol)和2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(150mg,0.40mmol),氮气保护,室温反应4小时。反应结束后,加入水(15mL)淬灭,乙酸乙酯萃取(10mL*3),合并有机相,饱和食盐水洗涤(20mL),无水硫酸钠干燥,过滤浓缩。粗品硅胶柱纯化,洗脱剂为二氯甲烷:甲醇(20:1),得到40.8mg白色固体,收率22%。MS[M+H] +=504.9。
1H NMR(400MHz,MeOD)δ7.93(brs,2H),7.88(d,J=6.0Hz,1H),7.62(d,J=8.6Hz,2H),7.55(d,J=8.7Hz,2H),6.63(s,1H),6.09(d,J=6.0Hz,1H),4.77(s,2H),4.28-4.22(m,1H),4.02-3.96(m,2H),3.80(s,3H),2.95-2.87(m,2H),2.65-2.62(m,4H)。
实施例5、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L005)的制备
Figure PCTCN2021105263-appb-000089
将3,3-二氟吖丁啶(67mg,0.7mmol)溶于DMF(10mL)中,加入6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L001)(200mg,0.5mmol),HATU(547mg,1.4mmol),DIEA(186mg,1.4mmol),室温反应2小时。用水(30mL)淬灭,用乙酸乙酯萃取(30mL x3),饱和食盐水(30mL)洗涤有机相,有机相用无水硫酸钠干燥,浓缩之后制备分离得到60mg白色固体。LC-MS[M+H] +:490.7。
1H NMR(400MHz,MeOD)δ7.96(s,2H),7.90(d,J=6.1Hz,1H),7.64(d,J=8.7Hz,2H),7.59(d,J=8.7Hz,2H),6.48(s,1H),6.15(d,J=6.1Hz,1H),4.82(s,2H),4.64-4.52(m,4H),4.03(t,J=5.7Hz,2H),3.83(s,3H),2.69(t,J=5.5Hz,2H)。
实施例6、化合物(6-(4-((1H-吲唑-5-基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L006)的制备
Figure PCTCN2021105263-appb-000090
6.1化合物N-(2-氯嘧啶-4-基)-1H-吲唑-5-胺(L006-1)的制备
氮气保护下,将2,4-二氯嘧啶(1.48g,10.0mmol)和1H-吲唑-5-胺(1.33g,10.0mmol)溶于无水乙醇(10mL),加入三乙胺(1.01g,10.0mmol),加热回流,反应16小时。反应结束后减压浓缩,加入20mL水稀释,乙酸乙酯(20mL*3)萃取,合并有机相,无水硫酸钠干燥,有机相过滤并旋干,得到粉红色固体为N-(2-氯嘧啶-4-基)-1H-吲唑-5-胺1.30g(收率53%)。MS[M+H] +=246.0.
6.2化合物6-(叔-丁氧基羰基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L006-2)的制备
将6-叔丁氧羰基-1-甲基-4,5,7-三氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(4.0g,12.9mmol)溶于甲醇(40mL)中,加入氢氧化钠溶液(38.7mL,1N),50℃反应2小时。稀盐酸(1N)调节pH至5-6,乙酸乙酯(50mL*3)萃取,饱和食盐水(50mL)洗涤,无水硫酸钠干燥,减压旋蒸,得到3.2g紫色油状液体。LC-MS[M+H] +:281.1。
6.3化合物叔-丁基2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-羧酸酯(L006-3)的制备:
将6-(叔-丁氧基羰基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(2.4g,8.5mmol)溶于无水DMF(20mL)中,加入3,3-二氟吖丁啶盐酸(1.2g,12.8mmol),HATU(4.9g,12.8mmol),DIEA(3.3g,25.6mmol),室温反应1小时。水(30mL)淬灭,乙酸乙酯(30mL*3)萃取,饱和食盐水(50mL)洗涤,无水硫酸钠干燥,减压旋蒸,浓缩之后硅胶柱层析(PE/EA=3/1)得到2.5g黄色油状液体。收率为83.3%,LC-MS[M+H] +:355.8。
6.4化合物(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L006-4)的制备:
将叔-丁基2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-羧酸酯(1.8g,5.8mmol)溶于无水乙醇(20mL)中,加入盐酸乙醇(5mL,质量分数33%),室温反应3小时。减压旋蒸,浓缩之后得到2.0g黄色固体。LC-MS[M+H] +:256.0。
6.5化合物(6-(4-((1H-吲唑-5-基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L006)的制备
将(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(50mg,0.20mmol)和N-(2-氯嘧啶-4-基)-1H-吲唑-5-胺(73.7mg,0.30mmol)溶于正丁醇(1.0mL)中,加入二异丙基乙胺(53mg,0.41mmol),120℃反应15小时。反应结束后降至室温,减压旋干,通过薄层色谱法纯化(石油醚:乙酸乙酯=1:5),得到20mg白色固体,收率22%。MS[M+H] +=485.0。
1H NMR(400MHz,DMSO)δ12.97(s,1H),9.28(s,1H),8.13(s,1H),8.00(s,1H),7.94(d,J=5.7Hz,1H),7.51(d,J=8.9Hz,1H),7.44(dd,J=8.9,1.6Hz,1H),6.46(s,1H),6.06(d,J=5.8Hz,1H),4.80(s,2H), 4.62-4.48(m,4H),3.97(t,J=5.6Hz,2H),3.76(s,3H),2.56(t,J=5.5Hz,2H)。
实施例7、化合物2-(4-((2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)嘧啶-4-基)氨基)-2-氟苯氧基)尼克酰胺(L007)的制备
Figure PCTCN2021105263-appb-000091
7.1化合物2-(4-氨基-2-氟苯氧基)尼克酰胺(L007-1)的制备:
将2-氯尼克酰胺(3.00g,19.16mmol)和4-氨基-2-氟苯酚(2.43g,19.16mmol)溶入无水二甲基亚砜(50mL)中,加入碳酸铯(18.68g,57.48mmol),100℃搅拌12h。反应完成后加水(100mL),乙酸乙酯(100mL*8)萃取,合并有机相,无水硫酸钠干燥,过滤旋干。粗品经硅胶柱纯化(二氯甲烷:甲醇=10:1)得到棕色固体产物2-(4-氨基-2-氟苯氧基)尼克酰胺1.60g,产率34%。LC-MS[M+H] +:248.1。
7.2化合物2-(4-((2-氯嘧啶-4-基)氨基)-2-氟苯氧基)尼克酰胺(L007-2)的制备:将2-(4-氨基-2-氟苯氧基)尼克酰胺(300mg,1.21mmol)溶入无水N,N-二甲基甲酰胺(10mL),加入2,4-二氯嘧啶(180mg,1.21mmol)及N,N-二异丙基乙基胺(470mg,3.63mmol)。体系升温至80℃反应3小时。加水(30mL)淬灭,乙酸乙酯(30mL*3)萃取,合并有机相,饱和食盐水(30mL)洗涤,无水硫酸钠干燥,过滤旋干。粗品经硅胶柱层析纯化(二氯甲烷:乙酸乙酯=1:1),得到淡黄色固体产物2-(4-((2-氯嘧啶-4-基)氨基)-2-氟苯氧基)尼克酰胺150mg,收率31%。
7.3化合物2-(4-((2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)嘧啶-4-基)氨基)-2-氟苯氧基)尼克酰胺(L007)的制备:
将2-(4-((2-氯嘧啶-4-基)氨基)-2-氟苯氧基)尼克酰胺(85mg,0.24mmol)溶于正丁醇(3mL),向体系中加入(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮盐酸盐(60mg,0.24mmol)及N,N-二异丙基乙基胺(155mg,1.20mmol),体系体系升温至120℃搅拌4h。检测反应完成后加水(10mL)淬灭,乙酸乙酯(10mL*3)萃取,合并有机相,饱和食盐水(10mL)洗涤,无水硫酸钠干燥,过滤旋干,粗品经硅胶柱层析纯化(二氯甲烷:甲醇=10:1),得到白色固体产物2-(4-((2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)嘧啶-4-基)氨基)-2-氟苯氧基)尼克酰胺12.1mg,收率8.8%。LC-MS[M+H] +:579.0。
1H NMR(301MHz,DMSO)δ9.58(s,1H),8.23–8.13(m,2H),8.05–7.98(m,1H),7.92(d,J=13.6Hz,1H),7.82(s,2H),7.38–7.29(m,2H),7.26–7.20(m,1H),6.44(s,1H),6.09(d,J=5.7Hz,1H),4.78(s,2H),4.53(t,J=7.1Hz,4H),3.99-3.92(m,2H),3.70(s,3H),2.58-2.50(m,2H)。
实施例8、化合物7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-N-(3,3-二氟环丁基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-甲酰胺(L008)的制备
Figure PCTCN2021105263-appb-000092
将7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-羧酸(L002)(100mg,0.25mmol)溶入N,N-二甲基甲酰胺(5mL),加入HATU(140mg,0.37mmol),3,3-二氟环丁烷-1-胺盐酸盐(53mg,0.37mmol)及N,N-二异丙基乙胺(160mg,1.25mmol),氮气保护,室温搅拌过夜。加水(15mL)淬灭,乙酸乙酯(15mL*3)萃取,合并有机相,饱和食盐水(15mL*3)洗涤,无水硫酸钠干燥,过滤浓缩。粗品硅胶柱纯化(二氯甲烷:甲醇=10:1),收集产物,浓缩后冻干,得到24.7mg白色固体产物7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-N-(3,3-二氟环丁基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-甲酰胺,收率20.1%。LC-MS[M+H] +:492.0。
1H NMR(400MHz,DMSO)δ12.87(s,1H),9.41(s,1H),8.49(d,J=7.7Hz,1H),8.20–7.85(m,3H),7.66–7.56(m,5H),6.14(d,J=5.8Hz,1H),4.91(s,2H),4.30–4.25(m,1H),4.20–4.08(m,4H),2.87–2.77(m,4H)。
实施例9、化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-N-异丙基-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-甲酰胺(L009)的制备
Figure PCTCN2021105263-appb-000093
将6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L001)(150mg,0.36mmol)溶于无水N,N-二甲基甲酰胺(5mL)中,加入N,N-二异丙基乙胺(185mg,1.44mmol),异丙胺(57mg,0.40mmol)和2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(24mg,0.40mmol),氮气保护,室温反应4小时。反应结束后,加入水(15mL)淬灭,乙酸乙酯萃取(10mL*3),合并有机相,饱和食盐水洗涤(20mL),无水硫酸钠干燥,过滤浓缩,粗品经纯化得到30.7mg白色固体,收率18%。MS[M+H] +=457.2。
1H NMR(400MHz,DMSO)δ12.82(s,1H),9.31(s,1H),8.01(s,2H),7.96(d,J=5.7Hz,1H),7.65(d,J=8.6Hz,2H),7.58-7.55(m,3H),6.62(s,1H),6.07(d,J=5.8Hz,1H),4.76(s,2H),4.05-3.98(m,3H),3.78(s,3H),2.54-2.52(m,2H),1.10(d,J=6.6Hz,6H)。
实施例10、化合物1-(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羰基)吖丁啶-3-甲腈(L010)的制备
Figure PCTCN2021105263-appb-000094
将6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L001)(150mg,0.36mmol)溶于无水N,N-二甲基甲酰胺(5mL)中,加入N,N-二异丙基乙胺(185mg,1.44mmol),3-氰基-氮杂环丁烷盐酸盐(47mg,0.40mmol)和2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(150mg,0.40mmol),氮气保护,室温反应4小时。反应结束后,加入水(15mL)淬灭,乙酸乙酯萃取(10mL*3),合并有机相,饱和食盐水洗涤(20mL),无水硫酸钠干燥,过滤浓缩。粗品硅胶柱纯化,洗脱剂为二氯甲烷:甲醇(20:1),得到58.6mg白色固体,收率34%。MS[M+H] +=479.9。
1H NMR(400MHz,MeOD)δ7.92(brs,2H),7.87(d,J=6.0,1H),7.61(d,J=8.6Hz,2H),7.54(d,J=8.6Hz,2H),6.38(s,1H),6.09(d,J=6.0Hz,1H),4.75(s,2H),4.60-4.28(m,4H),4.00-3.96(m,2H),3.77(s,3H),3.75-3.68(m,1H),2.66-2.60(m,2H)。
实施例11、化合物(2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-2H-吲唑-5-基)(3,3-二氟吖丁啶-1-基)甲酮(L011)的制备
Figure PCTCN2021105263-appb-000095
11.1化合物(3,3-二氟吖丁啶-1-基)(1H-吲唑-5-基)甲酮(L011-1)的制备
将1H-吲唑-5-羧酸(1.50g,9.26mmol)溶于无水N,N-二甲基甲酰胺(30mL)中,加入3,3-二氟三甲叉亚胺盐酸盐(1.31g,10.18mmol),2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(3.86g,10.18mmol)和N,N-二异丙基乙胺(4.78g,37.04mmol),室温搅拌4h。加入水(50mL)稀释,乙酸乙酯萃取(30mL*2),合并有机相,饱和食盐水(30mL*3)洗涤,无水硫酸钠干燥,过滤浓缩后,粗品硅胶柱层析纯化(EA)得到1.40g白色固体,收率63%。LC-MS[M+H] +:237.9。
11.2化合物N-(4-溴苯基)-2-氯嘧啶-4-胺(L011-2)的制备
将2,4-二氯嘧啶(500mg,3.38mmol)溶解于乙腈(5mL)中,加入4-溴苯胺(577mg,3.38mmol)和N,N-二异丙基乙胺(872mg,6.76mmol),加热回流反应24小时。减压浓缩后粗品经硅胶柱层析分离(PE/EA=2/1),得到800mg白色固体,收率为83%。LC-MS[M+H] +:283.9。
11.3化合物(2-(4-((4-溴苯基)氨基)嘧啶-2-基)-2H-吲唑-5-基)(3,3-二氟吖丁啶-1-基)甲酮(L011-3)的制备
将N-(4-溴苯基)-2-氯嘧啶-4-胺(800mg,2.82mmol)溶解于乙腈(5mL)中,加入(3,3-二氟吖丁啶-1-基)(1H-吲唑-5-基)甲酮(735mg,3.10mmol)和醋酸(0.1mL),微波140℃搅拌1h。用水(20mL)淬灭,乙酸 乙酯萃取(20mL*3),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,过滤浓缩,粗品经硅胶柱层析分离(EA),得到250mg无色油状液体为化合物L011-3,收率18%。LC-MS[M+H] +:484.8。
11.4化合物(2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-2H-吲唑-5-基)(3,3-二氟吖丁啶-1-基)甲酮(L011)的制备
氮气保护,将(2-(4-((4-溴苯基)氨基)嘧啶-2-基)-2H-吲唑-5-基)(3,3-二氟吖丁啶-1-基)甲酮(250mg,0.51mmol)溶于二氧六环(6mL)和水(1mL)中,加入叔-丁基4-(4,4,5,5-四甲基-1,3,2-二噁硼戊环-2-基)-1H-吡唑-1-羧酸酯(180mg,0.61mmol),碳酸钾(140mg,10.2mmol)和1,1'-二(二苯膦基)二茂铁二氯化钯(II)(37mg,0.051mmol),80℃搅拌3h。恢复至室温,用水(20mL)淬灭,乙酸乙酯萃取(10mL*3),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,制备分离得到23mg白色固体。收率为10%。LC-MS[M+H] +:=472.8。
1H NMR(400MHz,DMSO)δ12.93(s,1H),10.16(s,1H),9.31(s,1H),8.41(d,J=5.9Hz,1H),8.30(s,1H),8.19(s,1H),7.94(s,1H),7.83-7.76(m,3H),7.68(d,J=8.6Hz,2H),7.63(dd,J=9.2,1.5Hz,1H),6.86(d,J=5.9Hz,1H),4.72(brs,4H)。
实施例12、化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-N-(哒嗪-4-基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-甲酰胺(L012)的制备
Figure PCTCN2021105263-appb-000096
将哒嗪-4-胺(34mg,0.36mmol)溶于DMF(4mL)中,加入6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L001)(100mg,0.24mmol),HATU(137mg,0.36mmol),DIEA(93mg,0.72mmol),氮气保护,室温反应2小时。用水(15mL)淬灭,乙酸乙酯萃取(10mL*3),合并有机相,饱和食盐水(15mL)洗涤,无水硫酸钠干燥,过滤浓缩。粗品制备分离纯化,得到2mg白色固体。
LC-MS[M+H] +:492.7。
1H NMR(400MHz,DMSO)δ12.98(s,1H),10.23(s,1H),9.47(s,1H),9.35(s,1H),8.99(d,J=5.8Hz,1H),8.34(s,1H),8.08-7.94(m,3H),7.66(d,J=8.2Hz,2H),7.58(d,J=8.1Hz,2H),7.04(s,1H),6.09(d,J=6.0Hz,1H),4.85(s,2H),4.05-3.97(m,2H),3.85(s,3H),3.54-3.46(m,2H)。
实施例13、化合物2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸(L013)的制备
Figure PCTCN2021105263-appb-000097
13.1化合物1H-吡咯-2,4-二羧酸二乙酯(L013-1)的制备
氮气保护,将乙基2-异氰基乙酸酯(5.0g,44.2mmol)溶于甲基叔丁基醚(50mL)中,向反应液中加入丙炔酸乙酯(4.3g,44.2mmol),冰盐浴下向反应体系中加入叔丁醇钾(6.9g,61.9mmol),之后升至室温,搅拌2小时。用水(50mL)淬灭,甲基叔丁基醚(50mL*2)萃取,合并有机相,无水硫酸钠干燥,过滤后减压浓缩,粗品硅胶柱层析纯化(PE/EA=3/1)得到2.5g黄色油状液体,收率为26.9%。LC-MS[M+H] +:212.0。
13.2化合物1-(2-((叔-丁氧基羰基)氨基)乙基)-1H-吡咯-2,4-二羧酸二乙酯(L013-2)的制备
氢气保护,将1H-吡咯-2,4-二羧酸二乙酯(2.5g,11.8mmol)溶解于无水DMSO(20mL)中,加入(2-溴乙基)氨基甲酸叔丁酯(7.9g,35.4mmol),碳酸钾(4.9g,35.4mmol),80℃搅拌过夜。用水(50mL)淬灭,乙酸乙酯(30mL)萃取,合并有机相,无水硫酸钠干燥,过滤后减压浓缩,粗品硅胶柱层析分离(PE/EA=5/1),得到2.0g黄色油状液体,收率为47.9%。LC-MS[M+Na] +:376.9。
13.3化合物1-(2-氨基乙基)-1H-吡咯-2,4-二羧酸二乙酯(L013-3)的制备
氮气保护,将1-(2-((叔-丁氧基羰基)氨基)乙基)-1H-吡咯-2,4-二羧酸二乙酯(2.0g,5.6mmol)溶解于无水乙醇(10mL)中,加入33%的氯化氢乙醇溶液(5mL),室温搅拌2小时。浓缩之后得到2.2g黄色油状液体,粗品直接用于下一步反应。LC-MS[M+H] +:255.1。
13.4化合物1-羰基-1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸乙酯(L013-4)的制备
氮气保护,将1-(2-氨基乙基)-1H-吡咯-2,4-二羧酸二乙酯(1.5g,5.9mmol)溶于无水乙醇(15mL)中,加入碳酸钾(4.1g,29.5mmol),回流反应12小时。用水(50mL)淬灭,乙酸乙酯萃取(20mL*3),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩之后柱层析分离(PE/EA=1/1),得到600mg无色油状液体,收率48.9%。LC-MS[M+H] +:209.1。
13.5化合物1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸乙酯(L013-5)的制备
氢气保护,将1-羰基-1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸乙酯(600mg,3.1mmol)溶于无水四氢呋喃(10mL)中,加入硼烷(12.4mL,12.4mmol),80℃搅拌3小时。恢复至室温,缓慢滴加甲醇(2mL)淬灭,搅拌20分钟后,缓慢滴加1N的稀盐酸(20mL),搅拌20分钟,加入水(10mL),乙酸乙酯(20mL)萃取后,水相用1N的NaOH溶液调节PH为9,乙酸乙酯萃取(20mL*3),合并有机相,饱和食盐水(15mL)洗涤,无水硫酸钠干燥,过滤后减压浓缩,粗品硅胶柱层析分离(DCM/MeOH=10/1)得到200mg无色油状物。收率为33.1%,MS[M/2+H]+=195.1。
13.6化合物2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸乙酯(L013-6)的制备
氮气保护,将1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸乙酯(200mg,1.0mmol)溶于正丁醇(5mL)中,加入4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸叔丁酯(408mg,1.1mmol),DIEA(400mg,3.1mmol),120℃搅拌12小时。水(20mL)淬灭,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(30mL)洗涤,无水硫酸钠干燥,过滤后减压旋蒸,粗品硅胶柱纯化(DCM/MeOH=20/1)得到200mg浅黄色固体,收率为46.5%,LC-MS[M+H] +:430.1。
13.7化合物2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸(L013)的制备
将2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸乙酯(200mg,0.5mmol)溶于甲醇/水/四氢呋喃(1/1/3=10mL)中,加入氢氧化锂(100mg,2.5mmol),室温反应过夜。减压浓缩后,用1N的稀盐酸调节pH至5-6,减压浓缩得到400mg黄色固体,粗品。LC-MS[M+H] +:402.0。
实施例14、化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-N-(3,3-二氟环丁基)-N,1-二甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-甲酰胺(L014)的制备
Figure PCTCN2021105263-appb-000098
将6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L001)(200mg,0.71mmol)溶入N,N-二甲基甲酰胺(6mL),加入HATU(274mg,0.72mmol),3,3-二氟-N-甲基环丁烷-1-胺盐酸盐(M001)(87mg,0.72mmol)和N,N-二异丙基乙胺(248mg,1.92mmol),室温搅拌过夜。加水(20mL)淬灭,乙酸乙酯(10mL*3)萃取,合并有机相,饱和食盐水(10mL*3)洗涤,无水硫酸钠干燥,过滤浓缩。粗品硅胶柱纯化(二氯甲烷:乙酸乙酯=1:1),收集产品冻干,得到白色固体产物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-N-(3,3-二氟环丁基)-N,1-二甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-甲酰胺24.4mg,收率9.8%。LC-MS[M+H] +:519.1。
1H NMR(400MHz,DMSO)δ12.85(brs,1H),10.20(brs,1H)8.05(s,2H),7.94(d,J=6.5Hz,1H),7.64(s,4H),6.28–6.24(m,2H),4.83(s,2H),4.70–4.60(m,1H),4.02–3.96(m,2H),3.58(s,3H),3.00(s,3H),2.95–2.80(m,4H),2.66–2.60(m,2H)。
实施例16、化合物(3,3-二氟吖丁啶-1-基)(6-(4-((3-氟-4-(3-氟-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮的制备
Figure PCTCN2021105263-appb-000099
16.1化合物N-(4-溴-3-氟苯基)-2-氯嘧啶-4-胺(L016-1)的制备:
氮气保护,将2,4-二氯嘧啶(1000mg,6.7mmol)溶于正丁醇(5mL)中,加入4-溴-3-氟苯胺(1274mg,6.7mmol),DIEA(2601mg,20.1mmol),升温至120℃,反应8小时。用水(20mL)淬灭,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(20mL*2)洗涤,无水硫酸钠干燥,过滤浓缩。粗品硅胶柱层析(石油醚/乙酸乙酯=5/1)分离,得到600mg黄色固体,收率为29.6%,LC-MS[M+H] +:301.9/303.9。
16.2化合物(6-(4-((4-溴-3-氟苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L016-2)的制备:
将N-(4-溴-3-氟苯基)-2-氯嘧啶-4-胺(500mg,1.6mmol)溶解于正丁醇(5mL)中,加入(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(421mg,1.6mmol),DIEA(639mg,4.9mmol),升温至120℃,反应8小时。用水(20mL)淬灭,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(20mL*2)洗涤,无水硫酸钠干燥,过滤浓缩。粗品硅胶柱层析(石油醚/乙酸乙酯=2/1)分离,得到450mg黄色固体。LC-MS[M+H] +:520.7。
16.3化合物(3,3-二氟吖丁啶-1-基)(6-(4-((3-氟-4-(4,4,5,5-四甲基-1,3,2-二噁硼戊环-2-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L016-3)的制备:
将(6-(4-((4-溴-3-氟苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(500mg,0.9mmol)溶于1,4-二氧六环(10mL)中,加入叔-丁基4-(4,4,5,5-四甲基-1,3,2-二噁硼戊环-2-基)-1H-吡唑-1-羧酸酯(366mg,1.4mmol),Pd(dppf)Cl2(70mg,0.09mmol)和醋酸钾(282mg,2.9mmol),氮气保护,80℃反应12小时。用水(10mL)稀释,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,过滤浓缩,粗品湿法硅胶柱层析(PE/EA=5/1)分离,得到500mg棕色油状液体。MS[M+H] +=569.2。
16.4化合物(3,3-二氟吖丁啶-1-基)(6-(4-((3-氟-4-(3-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L016-4)的制备:
将(3,3-二氟吖丁啶-1-基)(6-(4-((3-氟-4-(4,4,5,5-四甲基-1,3,2-二噁硼戊环-2-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(500mg,0.9mmol)溶于1,4-二氧六环(8mL)和水(2mL)中,加入4-溴-5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑(426mg,1.4mmol),Pd(PPh3)4(111mg,0.09mmol)和碳酸钾(398mg,2.9mmol),氮气保护,90℃反应4小时。用水(20mL)稀释,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,过滤浓缩,粗品硅胶柱层析(PE/EA=1/1)分离,得到100mg黄色油状液体。MS[M+H] +=657.0。
16.5化合物(3,3-二氟吖丁啶-1-基)(6-(4-((3-氟-4-(3-氟-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L016-5)的制备:
将(3,3-二氟吖丁啶-1-基)(6-(4-((3-氟-4-(3-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基) 氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(150mg,0.2mmol)溶于乙醇(5mL)中,加入盐酸乙醇溶液(2mL,质量分数33%),氮气保护,室温反应2小时。减压浓缩,浓缩之后制备分离得7.6mg白色固体。MS[M+H] +=527.0。
MS[M+H] +=527.0.1H NMR(400MHz,DMSO)δ12.68(s,1H),9.63(s,1H),8.03(d,J=5.7Hz,1H),7.99–7.91(m,2H),7.51(t,J=8.6Hz,1H),7.34(d,J=6.9Hz,1H),6.47(s,1H),6.12(d,J=5.7Hz,1H),4.81(s,2H),4.65-4.65(m,4H),3.99(t,J=5.6Hz,2H),3.77(s,3H),2.61-2.55(m,2H)。
实施例17、化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-N-(2,2,2-三氟乙基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-甲酰胺(L017)制备
Figure PCTCN2021105263-appb-000100
将6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(70mg,0.17mmol)溶于氮,氮-二甲基甲酰胺(5mL),依次加入2,2,2-三氟乙烷-1-胺(25mg,0.25mmol),2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(96mg,0.25mmol)及氮,氮-二异丙基乙胺(110mg,0.84mmol),室温搅拌反应过夜。反应完成后加水(20mL)淬灭,乙酸乙酯(15mL*3)萃取,合并有机相,饱和食盐水(30mL*3)洗涤,有机相合并用无水硫酸钠干燥,过滤旋干,粗品硅胶柱纯化(4g,二氯甲烷:甲醇=20:1)后冻干得到白色固体产物7-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-N-(3,3-二氟环丁基)-5,6,7,8-四氢咪唑并[1,2-a]吡嗪-2-甲酰胺6.7mg,产率5.39%。LC-MS[M+H] +:497.0。
1H NMR(301MHz,CD3OD)δ8.00(s,2H),7.92(d,J=5.9Hz,1H),7.74–7.56(m,4H),6.72(s,1H),6.20(d,J=6.1Hz,1H),4.85(s,2H),4.03(dd,J=18.8,9.1Hz,4H),3.88(s,3H),2.72(s,2H)。
实施例19、化合物(3,3-二氟吖丁啶-1-基)(6-(4-(4-(3-氟-1H-吡唑-4-基)苯甲基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L019)制备
Figure PCTCN2021105263-appb-000101
19.1化合物(6-(4-((4-溴苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二 氟吖丁啶-1-基)甲酮(L019-1)的制备:
将N-(4-溴苯基)-2-氯嘧啶-4-胺(150mg,0.5mmol)溶解于正丁醇(5mL)中,加入(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(127mg,0.5mmol),DIEA(129mg,1mmol),升温至120℃,反应8小时。用水(20mL)淬灭,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(20mL*2)洗涤,无水硫酸钠干燥,过滤浓缩。粗品硅胶柱层析(石油醚/乙酸乙酯=5/1)分离,得到500mg黄色固体。LC-MS[M+H] +:503.0。
19.2化合物(3,3-二氟吖丁啶-1-基)(1-甲基-6-(4-((4-(4,4,5,5-四甲基-1,3,2-二噁硼戊环-2-基)苯基)氨基)嘧啶-2-基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L019-2)的制备:
将(6-(4-((4-溴苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(200mg,0.4mmol)溶于1,4-二氧六环(10mL)中,加入叔-丁基4-(4,4,5,5-四甲基-1,3,2-二噁硼戊环-2-基)-1H-吡唑-1-羧酸酯(152mg,0.6mmol),Pd(dppf)Cl2(29mg,0.04mmol)和醋酸钾(78m g,0.8mmol),氮气保护,80℃反应12小时。用水(10mL)稀释,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,过滤浓缩,粗品湿法硅胶柱层析(PE/EA=5/1)分离,得到200mg棕色油状液体。MS[M+H] +=551.2。
19.3化合物(3,3-二氟吖丁啶-1-基)(6-(4-((4-(3-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L019-3)的制备:
将(3,3-二氟吖丁啶-1-基)(1-甲基-6-(4-((4-(4,4,5,5-四甲基-1,3,2-二噁硼戊环-2-基)苯基)氨基)嘧啶-2-基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(200mg,0.4mmol)溶于1,4-二氧六环(8mL)和水(2mL)中,加入4-溴-5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑(177mg,0.6mmol),Pd(PPh3)4(46mg,0.04mmol)和碳酸钾(110mg,0.8mmol),氮气保护,90℃反应4小时。用水(20mL)稀释,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,过滤浓缩,粗品硅胶柱层析(PE/EA=5/1)分离,得到100mg黄色油状液体。MS[M+H] +=639.0.
19.4化合物(3,3-二氟吖丁啶-1-基)(6-(4-(4-(3-氟-1H-吡唑-4-基)苯甲基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L019)的制备:
将(3,3-二氟吖丁啶-1-基)(6-(4-((4-(3-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(100mg,0.2mmol)溶于乙醇(5mL)中,加入盐酸乙醇溶液(2mL,质量分数33%),氮气保护,室温反应2小时。减压浓缩,浓缩之后制备分离得3.5mg白色固体。MS[M+H] +=509.0。
1H NMR(400MHz,MeOD)δ7.95(d,J=2.3Hz,1H),7.81(d,J=7.1Hz,1H),7.64(s,4H),6.49(s,1H),6.34(d,J=7.0Hz,1H),4.84(s,1H),4.65-4.48(m,4H),4.06-3.98(m,2H),3.80(s,3H),2.75(t,J=5.5Hz,2H)。
实施例20、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L020)制备
Figure PCTCN2021105263-appb-000102
20.1化合物乙基4-甲酰基-1H-吡咯-2-羧酸酯(L020-1)的制备:
将吡咯-2-羧酸乙酯(6.9g,49.6mmol)和三氯化铝(13.2g,99.2mmol)加入到1,2-二氯乙烷-硝基甲烷(1:1,100mL)中,降低温度到-20℃,滴加二氯(甲氧基)甲烷(11.4g,99.2mmol),继续搅拌1小时,在-20℃静置过夜。将反应液倒入100mL冰水中,分离有机相,水层用DCM(3x100mL)萃取,用氨水(200mL)洗涤,硫酸钠干燥,减压浓缩,粗品用硅胶柱层析(石油醚:乙酸乙酯=1:1)得到5.0g黄色固体乙基4-甲酰基-1H-吡咯-2-羧酸酯,收率54%。MS:[M+H] +=168.0。
20.2化合物4-((二甲氨基)甲基)-1H-吡咯-2-羧酸乙酯(L020-2)的制备:
在室温下,将4-甲酰基-1H-吡咯-2-羧酸酯(5.0g,29.9mmol)和二甲胺(2N,在THF中,0.45ml)加入到MeOH(3mL)中,分批添加三乙酰氧基硼氢化钠(381.5mg,1.8mmol)搅拌16小时,减压浓缩,加水(100mL)洗涤,用DCM(3x50mL)萃取,用Na2CO3调节PH=12,用DCM(3x50mL)萃取,得到4.3g无色油状液体4-((二甲氨基)甲基)-1H-吡咯-2-羧酸乙酯。MS:[M+H] +=197.1。
20.3化合物1-(5-(乙氧羰基)-1H-吡咯-3-基)-N,N,N-三甲基甲酰胺(L020-3)的制备:
室温下,将乙基4-((二甲氨基)甲基)-1H-吡咯-2-羧酸酯(4.3g,21.9mmol)溶于80ml(THF:DCM=1:1)溶剂中,加入碘甲烷(15.5g,11.0mmol),搅拌15小时,减压浓缩,再加入乙酸乙酯搅拌1小时,抽滤得到4.7g白色固体,1-(5-(乙氧羰基)-1H-吡咯-3-基)-N,N,N-三甲基甲酰胺,收率63%。MS:[M+H] +=211.0。
20.4化合物4-(氰基甲基)-1H-吡咯-2-羧酸乙酯(L020-4)的制备:
将1-(5-(乙氧羰基)-1H-吡咯-3-基)-N,N,N-三甲基甲酰胺(4.67g,13.8mmol)加入乙醇(30mL)中,加入NaCN(2.6g,53.1mmol),将混合物加热至78℃,回流15h,减压浓缩,用水(20mL)洗涤,乙酸乙酯(3x20mL)萃取,浓缩有机相,粗品用硅胶柱层析(二氯甲烷:甲醇=20:1),得到2.0g 4-(氰基甲基)-1H-吡咯-2-羧酸乙酯,无色油状液体,收率81%。MS:[M+H] +=179.0。
20.5化合物4-(2-氰基丙烷-2-基)-1-甲基-1H-吡咯-2-羧酸乙酯(L020-5)的制备:
在氮气保护下,将4-(氰基甲基)-1H-吡咯-2-羧酸乙酯(300mg,1.68mmol)加入到N,N-二甲基甲酰胺(5mL)中,降温到-50℃,加入氢化钠(336.0g,8.4mmol),滴加碘甲烷(1.19g,8.4mmol),搅拌0.5小时后,将反应升温至-5℃,搅拌3小时。加入饱和NH4Cl(20mL),用乙酸乙酯(3×20mL)萃取,浓缩,将粗品经硅胶柱(PE:EtOAc=10:1)层析,得到250mg无色油状液体4-(2-氰基丙烷-2-基)-1-甲基-1H-吡咯-2-羧酸乙酯,收率67%。MS:[M+H] +=221.0。
20.6化合物4-(1-氨基-2-甲基丙烷-2-基)-1-甲基-1H-吡咯-2-羧酸乙酯(L020-6)的制备:
将4-(1-氰基-1-甲基乙基)-1-甲基吡咯-2-羧酸乙酯(50mg,0.23mmol)加入到甲酸(2mL)中,加入Ni(0.3mL),加热至100℃,搅拌2h。待恢复到室温,过滤,滤液减压浓缩,得到50mg无色油状液体,4-(1-氨基-2-甲基丙烷-2-基)-1-甲基-1H-吡咯-2-羧酸乙酯。MS:[M+H] +=225.0。
20.7化合物1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(L020-7)的制备:
室温下,将4-(1-氨基-2-甲基丙烷-2-基)-1-甲基-1H-吡咯-2-羧酸乙酯(50mg,0.22mmol)和三氟乙酸(50.17mg,0.44mmol)加入到二氯甲烷中(1mL),加入甲醛水溶液(13mg,0.45mmol),搅拌4h,减压浓缩,得到50mg无色油状液体1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯MS:[M+H] +=237.0。
20.8化合物6-(叔丁氧羰基)-1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L020-8)的制备:
室温下,将1,4,4-三甲基-5H,6H,7H吡咯并[2,3-c]吡啶-2-羧酸乙酯(50mg,0.21mmol)溶于甲醇(2mL),加入5ml氢氧化锂(1N,溶解于水中),搅拌20小时。减压浓缩,加入Boc2O(137.5mg,0.63mmol)搅拌12小时,用乙酸乙酯(2x2mL)萃取,将混合物用盐酸调节至PH=5,用DCM(3×5mL)萃取,减压浓缩,得到70mg 6-(叔丁氧羰基)-1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸,无色油状液体。MS:[M+Na] +=331.0。
20.9化合物2-(3,3-二氟氮杂环丁烷-1-羰基)-1,4,4-三甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-羧酸叔丁酯(L020-9)的制备:
室温下,将6-(叔丁基-1'{3}-氧基)-1,4,4-三甲基-5H,7H-吡咯并[2,3-c]吡啶-2-羧酸(70mg,0.23mmol),3,3-二氟氮杂环丁烷(44.50mg,0.345mmol)和HATU(131.2)加入到1,2二氯乙烷(3mL),加入DIEA(89.2mg,0.7mmol),搅拌15小时,待反应完成后,加水(5mL)洗涤,用乙酸乙酯(3x5mL)萃取,减压浓缩,经薄层色谱法(石油醚/乙酸乙酯)=(1:1)纯化,得到35mg 2-(3,3-二氟氮杂环丁烷-1-羰基)-1,4,4-三甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-羧酸叔丁酯,无色油状液体,收率49%。MS:[M+H] +=384.0。
20.10化合物(3,3-二氟氮杂环丁烷-1-基)(1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L020-10)的制备:
室温下,将2-(3,3-二氟氮杂环丁烷-1-羰基)-1,4,4-三甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-羧酸叔丁酯(35mg,0.09mmol)溶于二氯甲烷(3mL)中,加入1mL HCl(4N,溶于1,4二氧六环中),搅拌1小时,减压浓缩,得到30mg(3,3-二氟氮杂环丁烷-1-基)(1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮,白色固体。MS:[M+H] +=284.0。
20.11(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L020)的制备:
在氮气保护下,将(3,3-二氟氮杂环丁烷-1-基)(1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(30mg,0.11mmol)和N-(4-(1H-吡唑-4-基)苯基)-2-氯嘧啶-4-胺(61.52mg,0.165mmol溶于正丁醇(0.5mL)中,加入DIEA(71.08mg,0.55mmol),加热至120℃,搅拌5小时,减压浓缩,经高效液相色谱法纯化,得到产物6.5mg(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,4,4-三甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮,白色固体,收率12%。MS:[M+H] +=519.31。
1H NMR(400MHz,DMSO)δ9.32(s,1H),8.26(s,1H),8.02(s,2H),7.69(d,J=8.6Hz,2H),7.56(d,J=8.6Hz,2H),6.60(s,1H),6.07(d,J=5.7Hz,1H),4.74(s,2H),4.58(s,4H),3.76(d,J=3.4Hz,5H),1.18(s,6H)。
化合物L015、化合物L022的制备参考上述实施例2和实施例8记载的方法。
化合物L018的制备参考上述实施例20记载的方法。
化合物化合物L021、化合物L023、化合物L024的制备参考上述实施例1、实施例4、实施例5、实施例9、实施例10、实施例12、实施例14记载的方法。
各化合物的表征数据如下表所示:
实施例编号 化合物编号 LC-MS:[M+H] +
实施例15 L015 478.1
实施例18 L018 519.1
实施例21 L021 609.3
实施例22 L022 506.3
实施例23 L023 510.3
实施例24 L024 503.3
。
实施例25、化合物(2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-基)(3,3-二氟吖丁啶-1-基)甲酮(L025)的制备
Figure PCTCN2021105263-appb-000103
氮气保护,将粗品2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢吡咯并[1,2-a]吡嗪-7-羧酸(L013)(200mg)溶于DMF(10mL),加入3,3-二氟三甲叉亚胺盐酸盐(39mg,0.3mmol),HATU(114mg,0.3mmol),DIEA(129mg,1.0mmol),室温反应2小时。用水(20mL)淬灭,乙酸乙酯萃取(20mL*3),合并有机相,饱和食盐水(30mL)洗涤,无水硫酸钠干燥,过滤后浓缩,粗品用柱层析分离(DCM/MeOH=10/1),得到15mg白色固体。
LC-MS[M+H] +:476.9。
1H NMR(400MHz,DMSO)δ12.86(s,1H),8.04(brs,2H),7.96(d,J=6.3Hz,1H),7.75-7.57(m,4H),7.32(s,1H),6.30(s,1H),6.24(s,1H),4.86(s,2H),4.71-4.41(m,4H),4.17-4.05(m,4H)。
实施例26、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-甲氧基嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L026)的制备
Figure PCTCN2021105263-appb-000104
26.1化合物N-(4-(1H-吡唑-4-基)苯基)-2-氯-5-甲氧基嘧啶-4-胺(L026-1)的制备
将2,4-二氯-5-甲氧基嘧啶(300mg,1.68mmol)溶于异丙醇(5mL)中,加入叔-丁基4-(4-氨基苯基)-1H-吡唑-1-羧酸酯(436mg,1.68mmol)和N,N-二异丙基乙胺(1.30g,10.08mmol),氮气保护下,在120℃搅拌16h。反应结束后,加入水(10mL)稀释,乙酸乙酯萃取(10mL*2),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(DCM/MeOH=20/1),得到450mg白色固体,收率为88%。LC-MS[M+H] +:301.9。
26.2化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-甲氧基嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮的制备
将N-(4-(1H-吡唑-4-基)苯基)-2-氯-5-甲氧基嘧啶-4-胺(100mg,0.33mmol)溶解于异丙醇(0.5mL)中,加入(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮盐酸盐(116mg,0.40mmol)和N,N-二异丙基乙胺(155mg,1.20mmol),氮气保护下,微波升温至140℃反应2小时。反应结束后,加 入水(5mL)稀释,乙酸乙酯萃取(5mL*3),合并有机相,饱和食盐水(10mL*2)洗涤,无水硫酸钠干燥,过滤浓缩,经制备得到26.2mg白色固体,收率为15%。LC-MS[M+H] +:520.9。
1H NMR(400MHz,DMSO)δ12.88(s,1H),8.72(s,1H),8.15(s,1H),7.90(s,1H),7.83-7.78(m,3H),7.56(d,J=8.7Hz,2H),6.45(s,1H),4.71(s,2H),4.65-4.48(m,4H),3.89(t,J=5.5Hz,2H),3.82(s,3H),3.75(s,3H),2.58-2.52(m,2H)。
实施例27、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L027)的制备
Figure PCTCN2021105263-appb-000105
27.1化合物叔丁基4-(4-((2-氯-5-氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L027-1)的制备:
将叔丁基4-(4-氨基苯基)-1H-吡唑-1-羧酸酯(M002)(1.8g,6.9mmol)溶于乙醇(20mL),依次加入2,4-二氯-5-氟嘧啶(2.3g,13.8mmol),DIEA(3.6g,27.6mmol),40℃搅拌反应2小时。反应完成后冷却至室温,加水(20mL)淬灭,乙酸乙酯(15mL*3)萃取,合并有机相,饱和食盐水(30mL*2)洗涤,有机相合并用无水硫酸钠干燥,过滤旋干,粗品硅胶柱纯化(PE/EA=3/1)后得到棕色固体产物2.3g,产率85.2%。LC-MS[M+H] +:389.9
27.2化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L027)的制备:
叔丁基4-(4-((2-氯-5-氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(1.6g,12.3mmol)溶于正丁醇(16mL),向体系中加入(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮盐酸盐(784mg,3.1mmol),DIEA(1.2g,3.1mmol),120℃搅拌过夜。反应完成冷却至室温后加水(20mL)淬灭,乙酸乙酯(20mL*3)萃取,合并有机相,饱和食盐水(20mL*3)洗涤,有机相合并用无水硫酸钠干燥,过滤旋干,粗品硅胶柱层析(DCM/MeOH=20/1)后冻干得到白色固体600mg。LC-MS[M+H] +:508.7
1H NMR(400MHz,DMSO)δ12.90(s,1H),9.34(s,1H),8.16(s,1H),8.06(d,J=3.7Hz,1H),7.91(s,1H),7.76(d,J=8.7Hz,2H),7.59(d,J=8.7Hz,2H),6.46(s,1H),4.73(s,2H),4.56(s,4H),3.92(t,J=5.5Hz,2H),3.74(s,3H),2.55(t,J=5.2Hz,2H)。
实施例28、化合物(2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢异喹啉-7-基)(3,3-二氟吖丁啶-1-基)甲酮(L028)的制备
Figure PCTCN2021105263-appb-000106
28.1化合物叔丁基7-(3,3-二氟吖丁啶-1-羰基)-3,4-二氢异喹啉-2(1H)-羧酸酯(L028-1)的制备
将2-(叔-丁氧基羰基)-1,2,3,4-四氢异喹啉-7-羧酸(300mg,1.08mmol)溶于氮,氮-二甲基甲酰胺(10mL),依次加入3,3-二氟吖丁啶(210mg,1.62mmol),2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(615mg,1.62mmol)及氮,氮-二异丙基乙胺(557mg,4.32mmol),室温搅拌反应过夜。反应完成后加水(20mL)淬灭,乙酸乙酯(15mL*3)萃取,合并有机相,饱和食盐水(30mL*3)洗涤,有机相合并用无水硫酸钠干燥,过滤旋干,粗品硅胶柱纯化(4g,石油醚:乙酸乙酯=3:1)后得到白色固体产物叔-丁基7-(3,3-二氟吖丁啶-1-羰基)-3,4-二氢异喹啉-2(1H)-羧酸酯350mg,产率91.80%。LC-MS[M+H] +:375.0。
28.2化合物(3,3-二氟吖丁啶-1-基)(1,2,3,4-四氢异喹啉-7-基)甲酮盐酸盐(L028-2)的制备
叔丁基7-(3,3-二氟吖丁啶-1-羰基)-3,4-二氢异喹啉-2(1H)-羧酸酯(300mg,0.85mmol)溶于二氯甲烷(3mL),向体系中加入盐酸/二氧六环溶液(33%,1mL),室温搅拌3小时。检测反应完成后旋干得到粗品棕色固体产物(3,3-二氟吖丁啶-1-基)(1,2,3,4-四氢异喹啉-7-基)甲酮盐酸盐270mg,粗品直接用于下一步反应。LC-MS[M+H] +:253.0。
28.3化合物(2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢异喹啉-7-基)(3,3-二氟吖丁啶-1-基)甲酮(L028)的制备
将(3,3-二氟吖丁啶-1-基)(1,2,3,4-四氢异喹啉-7-基)甲酮盐酸盐(100mg,0.27mmol)溶于正丁醇(5mL),加入叔丁基4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(81mg,0.32mmol)及氮,氮-二异丙基乙胺(105mg,0.81mmol),室温120℃反应过夜。反应完成后加水(20mL)淬灭,乙酸乙酯(15mL*3)萃取,合并有机相,饱和食盐水(30mL*3)洗涤,有机相合并用无水硫酸钠干燥,过滤旋干,粗品硅胶柱纯化(4g,二氯甲烷:甲醇=20:1)后冻干得到白色固体产物(2-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1,2,3,4-四氢异喹啉-7-基)(3,3-二氟吖丁啶-1-基)甲酮32.6mg,产率24.74%。LC-MS[M+H] +:488.0。
1H NMR(301MHz,DMSO)δ12.84(s,1H),9.38(s,1H),8.16–7.91(m,3H),7.66(d,J=8.7Hz,2H),7.62–7.52(m,3H),7.49(d,J=7.9Hz,1H),7.28(d,J=7.9Hz,1H),6.07(d,J=5.8Hz,1H),4.90(s,2H),4.78(s,2H),4.47(s,2H),3.98(t,J=5.7Hz,2H),2.92(t,J=5.4Hz,2H)。
实施例30、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L030)的制备
Figure PCTCN2021105263-appb-000107
30.1化合物叔丁基4-(4-((2,6-二氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L030-1)的制备
将叔-丁基4-(4-氨基苯基)-1H-吡唑-1-羧酸酯(500mg,1.93mmol)溶于无水四氢呋喃(10mL),依次加入2,4,6-三氟嘧啶(258mg,1.93mmol),氮,氮-二异丙基乙胺(747mg,5.79mmol),0℃搅拌反应过夜。反应完成后加水(20mL)淬灭,乙酸乙酯(15mL*3)萃取,合并有机相,饱和食盐水(30mL*3)洗涤,有机相合并用无水硫酸钠干燥,过滤旋干,粗品硅胶柱纯化(4g,石油醚:乙酸乙酯=3:1)后得到白色固体产物叔-丁基7-(3,3-二氟吖丁啶-1-羰基)-3,4-二氢异喹啉-2(1H)-羧酸酯200mg,产率27.70%。LC-MS[M+H] +:374.0。
30.2化合物叔-丁基4-(4-((2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)-6-氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L030-2)的制备
叔丁基4-(4-((2,6-二氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(120mg,0.32mmol)溶于乙腈(5mL),向体系中加入(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮盐酸盐(140mg,0.48mmol),氮,氮-二异丙基乙胺(156mg,1.21mmol),50℃搅拌过夜。反应完成后加水(10mL)淬灭,乙酸乙酯(10mL*3)萃取,合并有机相,饱和食盐水(20mL*3)洗涤,有机相合并用无水硫酸钠干燥,过滤旋干,粗品硅胶柱纯化(4g,二氯甲烷:甲醇=20:1)后冻干得到白色固体产物叔-丁基4-(4-((2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)-6-氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯130mg,产率66.71%。LC-MS[M+H] +:609.0。
30.3化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L030)的制备
叔-丁基4-(4-((2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)-6-氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(130mg,0.21mmol)溶于二氯甲烷(3mL),向体系中加入三氟乙酸(1mL),室温搅拌过夜。反应完成后体系旋干,粗品经制备(色谱柱:-Gemini-C18 150x 21.2mm,5um流动项:ACN--H2O(0.1%FA),梯度:20-35)纯化后冻干得到白色固体产物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮81.9mg,产率76.19%。LC-MS[M+H] +:509.0。
1H NMR(301MHz,DMSO)δ9.58(s,1H),8.01(s,2H),7.57(s,4H),6.46(s,1H),5.62(s,1H),4.76(s,2H),4.55(t,J=11.6Hz,4H),3.94(s,2H),3.75(s,3H),2.56(s,2H)。
实施例31、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-7,8-二氢-5H-吡咯并[4,3-d]嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-yl)(3,3-二氟氮杂环丁烷-1-基)甲酮(L031)制备
Figure PCTCN2021105263-appb-000108
31.1化合物2-氯-N-(4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯基)-7,8-二氢-5H-吡喃[4,3-d]嘧啶-4-胺(L031-1)的制备:
依次将2,4-二氯-7,8-二氢-5H-吡喃并[4,3-D]嘧啶(150mg,0.732mmol),4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯胺(178mg,0.732mmol)溶于正丁醇(10mL)中,加入DIPEA(189mg,1.464mmol),置换N2三次,反应在110℃条件下搅拌反应48h。LCMS显示反应完毕,将反应液冷却至室温,减压浓缩得粗品,柱层析分离纯化(PE/EA=3:1~1:3)得到140mg棕褐色固体。LC-MS:[M+H] +=412.15.
31.2化合物(3,3-二氟氮杂环丁烷-1-基)(1-甲基-6-(4-((4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯基)氨基)-7,8-二氢-5H-吡喃并[4,3-d]嘧啶-2-基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L031-2)的制备:
分别称取L031-1(140mg,0.341mmol)、(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(104mg,0.409mmol)、Pd2(dba)3(31mg,0.034mmol),Xantsphos(39mg,0.068mmol),Cs2CO3(222mg,0.682mmol),加入1,4-二氧六环,置换N2,反应在90℃条件下反应过夜。LCMS显示反应完毕,将反应液冷却至室温,旋干1,4-二氧六环。用H2O(30mL)稀释后,用EA(50mL)萃取3次。合并EA相,用饱和食盐水洗涤,无水硫酸钠干燥后,过滤,滤液减压浓缩得到粗品。粗品经硅胶柱(DCM/MeOH=20:1)分离纯化,得到44mg黄色固体产物。LC-MS:[M+H] +=631.25。
31.3化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-7,8-二氢-5H-吡咯并[4,3-d]嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-yl)(3,3-二氟氮杂环丁烷-1-基)甲酮(L031)的制备:
称取L031-2(39mg,0.063mmol)、酸性树脂(40mg)于25mL圆底烧瓶中,加入甲醇(8mL)、4M HCl/dioxane(0.4mL),于室温条件下反应1h。LCMS显示反应完后,用三乙胺调pH为8,减压浓缩得粗品,粗品经prep-HPLC制备分离,冻干后得到白色固体产物(2.0mg,纯度95.573%)。LC-MS:[M+H] +=547.25。
1H NMR(400MHz,DMSO)δ8.05(s,1H),7.60(d,J=9.4Hz,2H),6.46(s,1H),4.74(s,1H),4.56(d,J=10.3Hz,3H),3.91(t,J=5.5Hz,2H),3.70(s,1H),2.71(s,1H),2.57(s,1H)。
实施例32、化合物2,2,2-三氟乙基6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸酯(L032)的制备
Figure PCTCN2021105263-appb-000109
32.1化合物6-叔-丁基2-(2,2,2-三氟乙基)1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-2,6(7H)-二羧酸酯(L032-1)的制备
将6-(叔-丁氧基羰基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(90mg,0.32mmol)溶于无水二氯甲烷(5mL)中,加入2,2,2-三氟乙醇(38mg,0.38mmol),1-(3-二甲氨基丙基)-3-乙基碳二亚胺盐酸盐(73mg,0.38mmol)和4-二甲氨基吡啶(47mg,0.38mmol),氮气保护,室温搅拌4h,加入水(10mL)稀释,二氯甲烷萃取(5mL*2),合并有机相,用稀盐酸(1N)洗涤(5mL*2),饱和碳酸氢钠洗涤(5mL*2),再用饱和食盐水(10mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=20/1),得到90mg无色油状液体,收率为77%。LC-MS[M+H] +:362.9.
32.2化合物2,2,2-三氟乙基1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸酯(L032-2)的制备
将6-叔-丁基2-(2,2,2-三氟乙基)1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-2,6(7H)-二羧酸酯(90mg,0.25mmol)溶解于无水二氯甲烷(3mL)中,加入盐酸二氧六环(1mL),氮气保护,室温反应2小时。反应结束后,浓缩得到粗品80mg淡黄色固体。LC-MS[M+H] +:262.8。
32.3化合物2,2,2-三氟乙基6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸酯(L032)的制备
将粗品2,2,2-三氟乙基1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸酯盐酸盐(80mg,0.25mmol)溶解于正丁醇(2mL)中,加入N,N-二异丙基乙胺(97mg,0.75mmol)和N-(4-(1H-吡唑-4-基)苯基)-2-氯嘧啶-4-胺(94mg,0.33mmol),氮气保护,升温至120℃反应4小时。反应结束后,加入水(5mL)稀释,乙酸乙酯萃取(5mL*2),合并有机相,饱和食盐水(10mL)洗涤,无水硫酸钠干燥,浓缩后经制备,得到47.9mg白色固体,两步收率为38%。LC-MS[M+H] +:497.8。
1H NMR(400MHz,DMSO)δ10.54(s,1H),8.08(s,2H),7.96(d,J=6.9Hz,2H),7.72-7.60(m,4H),6.85(s,1H),6.34(d,J=6.8Hz,1H),4.95-4.82(m,4H),4.03-3.93(m,2H),3.80(s,3H),2.72-2.63(m,2H).
实施例34、化合物4-((4-(1H-吡唑-4-基)苯基)氨基)-2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-基)嘧啶-5-甲腈(L034)的制备
Figure PCTCN2021105263-appb-000110
34.1化合物2-(甲硫基)-4-((4-(1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-5-甲腈(L034-1)的制备
将4-氯-2-(甲硫基)嘧啶-5-甲腈(300mg,1.62mmol)溶于正丁醇(4mL)中,加入4-(1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯胺(468mg,1.62mmol)和N,N-二异丙基乙胺(418mg,3.24mmol),氮气保护,在90℃下反应4h。反应结束后,加入水(10mL)稀释,乙酸乙酯萃取(10mL*2),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=5/1),得到540mg白色固体,收率为76%。LC-MS[M+H] +:438.9。
其中,4-(1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯胺(M005)的制备参考下述实施例38中记载的L038-1的制备方法。
34.2化合物2-(甲磺酰)-4-((4-(1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-5-甲腈(L034-2)的制备
将2-(甲硫基)-4-((4-(1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-5-甲腈(200mg,0.46mmol)溶解于无水二氯甲烷(5mL)中,加入间氯过氧苯甲酸(280mg,1.38mmol),氮气保护,室温反应2小时。反应结束后,加入饱和碳酸氢钠溶液(10mL)淬灭至水相PH值为10左右,二氯甲烷萃取(10mL*2),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=3/1),得到110mg白色固体,收率为51%。LC-MS[M+H] +:471.2。
34.3化合物2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-基)-4-((4-(1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-5-甲腈(L034-3)的制备
将2-(甲磺酰)-4-((4-(1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-5-甲腈(110mg,0.23mmol)溶解于正丁醇(3mL)中加入(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮盐酸盐(80mg,0.28mmol)和N,N-二异丙基乙胺(89mg,0.69mmol),氮气保护下,在120℃反应4小时,反应结束后,用水(10mL)稀释,乙酸乙酯(10mL*2)萃取,合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=5/1),得到100mg黄色固体,收率为65%。LC-MS[M+H] +:645.8。
34.4化合物4-((4-(1H-吡唑-4-基)苯基)氨基)-2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-基)嘧啶-5-甲腈(L034)的制备
将2-(2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-基)-4-((4-(1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-5-甲腈(100mg,0.15mmol)溶解于二氯甲烷(3mL)中加入盐酸1,4-二氧六环溶液(1mL),氮气保护下,在室温反应2小时,反应结束后,用水(5mL)稀释,二氯甲烷(5mL*2)萃取,水相用氢氧化钠(2N)将PH值调至10左右,二氯甲烷(5mL*2)萃取,合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后经制备,得到43mg白色固体,收率为55%。LC-MS[M+H] +:515.8。
1H NMR(300MHz,DMSO)δ9.01(s,1H),8.38(s,1H),7.92(s,2H),7.60–7.49(m,4H),6.39(s,1H),4.79(s,2H),4.50(t,J=12.5Hz,4H),3.99(t,J=5.8Hz,2H),3.69(s,3H),2.56(t,J=5.6Hz,2H)。
实施例35、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-(三氟甲基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L035)的制备
Figure PCTCN2021105263-appb-000111
35.1化合物叔-丁基4-(4-((2-氯-5-(三氟甲基)嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L035-1)的制 备
将2,4-二氯-5-(三氟甲基)嘧啶(100mg,0.46mmol)溶于正丁醇(2mL)中,加入N,N-二异丙基乙胺(118mg,0.92mmol),氮气保护,将温度降至-20℃,向反应液缓慢加入叔-丁基4-(4-氨基苯基)-1H-吡唑-1-羧酸酯(143mg,0.55mmol),搅拌1h,升至室温搅拌5h。反应结束后,加入水(5mL)稀释,乙酸乙酯萃取(5mL*2),合并有机相,饱和食盐水(10mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=8/1),得到120mg白色固体(含有异构体)。LC-MS[M+H] +:439.8。
35.2化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-(三氟甲基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L035)的制备
将叔-丁基4-(4-((2-氯-5-(三氟甲基)嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(含异构体)(120mg,0.27mmol)溶解于正丁醇(2mL)中,加入N,N-二异丙基乙胺(106mg,0.82mmol)和(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮碳酸盐(94mg,0.33mmol),氮气保护,升温至120℃反应4小时。反应结束后,加入水(5mL)稀释,乙酸乙酯萃取(5mL*2),合并有机相,饱和食盐水(10mL)洗涤,无水硫酸钠干燥,浓缩后经制备,得到30.2mg白色固体,两步收率为20%。LC-MS[M+H] +:558.9。
1H NMR(400MHz,DMSO)δ12.93(s,1H),8.61(d,J=29.9Hz,1H),8.32(s,1H),8.20(s,1H),7.93(s,1H),7.61(d,J=8.6Hz,2H),7.51(s,2H),6.45(s,1H),4.90-4.65(m,2H),4.60-4.42(m,4H),4.12-3.80(m,2H),3.76–3.50(m,3H),2.56-2.52(m,2H)。
实施例36、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L036)的制备
Figure PCTCN2021105263-appb-000112
36.1化合物4-(4-(((4-氯-1,3,5-三嗪-2-基)氨基)苯基)-1H-吡唑-1-甲酸叔丁酯(L036-1)的制备:
将2,4-二氯-1,3,5-三嗪(120mg,0.80mmol)和4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(219mg,0.84mmol)加入到乙醇(3mL)中后加二异丙基乙基胺(517mg,4.0mmol),70℃搅拌5h。经液质检测反应完全后抽滤,得到4-(4-(((4-氯-1,3,5-三嗪-2-基)氨基)苯基)-1H-吡唑-1-甲酸叔丁酯白色固体100mg,产率31.43%。MS(M+H) +=372.7。
36.2化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L036)的制备:
将4-(4-(((4-氯-1,3,5-三嗪-2-基)氨基)苯基)-1H-吡唑-1-甲酸叔丁酯(50mg,0.13mmol)和3,3-二氟-1-((1-甲基-4H,5H,6H,7H-吡咯并(2,3-c)吡啶-2-基)羰基)氮杂环丁烷(34mg,0.13mmol)加入到正丁醇(2mL)中后加二异丙基乙基胺(86mg,0.7mmol),120℃搅拌5h。经液质检测反应完全后经制备,得到(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮白色固体24.2mg,产率36.55%。MS(M+H) +=492.2。
1H NMR(400MHz,DMSO)δ12.89(s,1H),9.74(s,1H),8.30(s,1H),8.13(s,1H),7.88(s,1H),7.76–7.67(m,J=8.6Hz,2H),7.61–7.51(m,2H),6.49(s,1H),4.86(s,2H),4.57(s,4H),4.03(t,J=5.5Hz,2H),3.82–3.71(m,J=14.8Hz,3H),2.63–2.56(m,2H)。
实施例37、化合物(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-1,2,4-三嗪-3-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L037)的制备
Figure PCTCN2021105263-appb-000113
37.1化合物4-(4-(((3,6-二氯-1,2,4-三嗪-5-基)氨基)苯基)-1H-吡唑-1-甲酸叔丁酯(L037-1)的制备:
将3,5,6-三氯-1,2,4-三嗪(205mg,1.4mmol)和4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(353mg,1.4mmol)加入到乙醇(5mL)中后加二异丙基乙基胺(350mg,2.7mmol),室温搅拌1h。经液质检测反应完全后浓缩,得到4-(4-(((3,6-二氯-1,2,4-三嗪-5-基)氨基)苯基)-1H-吡唑-1-甲酸叔丁酯600mg,粗品。MS(M+H) +=406.8。
37.2化合物(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-6-氯-1,2,4-三嗪-3-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L037-2)的制备:
将4-(4-(((3,6-二氯-1,2,4-三嗪-5-基)氨基)苯基)-1H-吡唑-1-甲酸叔丁酯(400mg,0.98mmol)和3,3-二氟-1-((1-甲基-4H,5H,6H,7H-吡咯并(2,3-c)吡啶-2-基)羰基)氮杂环丁烷(286mg,0.98mmol)加入到正丁醇(10mL)中后加二异丙基乙基胺(633mg,4.9mmol),120℃搅拌2h。经液质检测反应完全后取一部分制备,得到(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-6-氯-1,2,4-三嗪-3-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮白色固体127.7mg。MS(M+H) +=526.0。
37.3化合物(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-1,2,4-三嗪-3-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L037)的制备:
(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-6-氯-1,2,4-三嗪-3-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(上步产物),溶于甲醇(10mL)中,加入钯碳(50mg)搅拌均匀后加入三乙胺(1mL),装好氢气球,置换氢气,室温搅拌10小时,检测反应完全后,抽滤,滤液浓缩,经制备得到白色固体(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-1,2,4-三嗪-3-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮36.6mg,MS(M+H) +=491.8。
1HNMR(400MHz,)δ12.88(s,1H),9.96(s,1H),8.22–7.87(m,3H),7.71(d,J=8.6Hz,2H),7.64(d,J=8.7Hz,2H),6.48(s,1H),4.86(s,2H),4.57(s,4H),4.01(s,2H),3.78(s,3H),2.60(t,J=5.4Hz,2H)。
实施例38、化合物(6-(5-氯-4-((4-(3-氟-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L038)的制备
Figure PCTCN2021105263-appb-000114
38.1化合物4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯胺(L038-1)的制备:
将4-溴-5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑(500mg,1.70mmol)溶于二氧六环(5mL)和水(1mL)中,加入4-(4,4,5,5-四甲基-1,3,2-二噁硼戊环-2-基)苯胺(446mg,2.04mmol),碳酸钾(73mg,0.38mmol)和:[1,1'-双(二苯基膦)二茂铁]二氯化钯(124mg,0.17mmol),氮气保护,升温至90℃搅拌4h,过滤,加入水(10mL)稀释,乙酸乙酯萃取(10mL*2),合并有机相,再用饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=5/1),得到300mg白色固体,收率为57%。LC-MS[M+H] +:307.8。
38.2化合物2,5-二氯-N-(4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)嘧啶-4-胺(L038-2)的制备:
将4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯胺(70mg,0.23mmol)溶解于N,N-二甲基甲酰胺(3mL)中,加入2,4,5-三氯嘧啶(63mg,0.34mmol)和N,N-二异丙基乙胺(89mg,0.69mmol),氮气保护,室温反应5小时。加入水(10mL)稀释,乙酸乙酯萃取(10mL*2),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=4/1),得到90mg黄色固体,收率为86%。LC-MS[M+H] +:453.8。
38.3化合物(6-(5-氯-4-((4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L038-3)的制备:
将2,5-二氯-N-(4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)嘧啶-4-胺(90mg,0.19mmol)溶解于正丁醇(2mL)中,加入N,N-二异丙基乙胺(73mg,0.57mmol)和(3,3-二氟吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮盐酸盐(66mg,0.23mmol),氮气保护,升温至120℃反应4小时。反应结束后,加入水(5mL)稀释,乙酸乙酯萃取(5mL*2),合并有机相,饱和食盐水(10mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=2/1),得到110mg白色固体,收率为86%。LC-MS[M+H] +:672.8。
38.4化合物(6-(5-氯-4-((4-(3-氟-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(L038)的制备:
将(6-(5-氯-4-((4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吖丁啶-1-基)甲酮(110mg,0.16mmol)溶于无水二氯甲烷中(3mL),向反应液中加入三氟乙酸(1mL),氮气保护,室温反应2小时。反应结束后,加入水(5mL)稀释,二氯甲烷萃取(5mL*2),水相用氢氧化钠水溶液(2N)调至PH值为10左右,用二氯甲烷萃取(5mL*2),合并有机相,饱和食盐水(10mL)洗涤,无水硫酸钠干燥,浓缩经制备得到45.3mg白色固体,收率为52%。LC-MS[M+H] +:542.8。
1H NMR(400MHz,DMSO)δ12.65(s,1H),8.86(s,1H),8.15(d,J=2.0Hz,1H),8.10(s,1H),7.71(d,J=8.6Hz,2H),7.55(d,J=8.5Hz,2H),6.45(s,1H),4.72(s,2H),4.68-4.48(s,4H),3.98-3.90(m,2H),3.71(s,3H),2.55-2.53(m,2H)。
实施例39、化合物(3-(二氟甲基)吖丁啶-1-基)(6-(5-氟-4-((4-(3-氟-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L039)的制备
Figure PCTCN2021105263-appb-000115
39.1化合物叔-丁基2-(3-(二氟甲基)吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-羧酸酯(L039-1)的制备:
将6-(叔-丁氧基羰基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(300mg,1.07mmol)溶于无水N,N-二甲基甲酰胺(5mL)中,加入3-(二氟甲基)吖丁啶盐酸盐(183mg,1.28mmol),2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(487mg,1.28mmol)和N,N-二异丙基乙胺(414mg,3.21mmol),氮气保护,室温搅拌4h,加入水(10mL)稀释,乙酸乙酯萃取(10mL*2),合并有机相,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=3/1),得到280mg无色油状液体,收率为71%。LC-MS[M+H] +:369.9。
39.2化合物(3-(二氟甲基)吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L039-2)的制备:
将叔-丁基2-(3-(二氟甲基)吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-羧酸酯(280mg,0.75mmol)溶解于无水二氯甲烷(6mL)中,加入三氟乙酸(2mL),氮气保护,室温反应2小时。反应结束后,加水稀释(10mL),二氯甲烷萃取(10mL*2),水相用氢氧化钠水溶液(2N)调至PH值为10左右,二氯甲烷萃取(10mL*2),合并有机相,浓缩后得到粗品160mg黄色固体。LC-MS[M+H] +:269.8。
39.3化合物2-氯-5-氟-N-(4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)嘧啶-4-胺(L039-3)的制备:
将4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯胺(80mg,0.26mmol)溶解于无水乙醇(3mL)中,加入N,N-二异丙基乙胺(100mg,0.78mmol)和2,4-二氯-5-氟嘧啶(86mg,0.52mmol),氮气保护,升温至40℃反应2小时。反应结束后,加入水(10mL)稀释,乙酸乙酯萃取(10mL*2),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后用硅胶柱层析分离(PE/EA=3/1),得到100mg白色固体,收率为88%。LC-MS[M+H] +:438.2。
39.4化合物(3-(二氟甲基)吖丁啶-1-基)(6-(5-氟-4-((4-(3-氟-1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L039)的制备:
将2-氯-5-氟-N-(4-(5-氟-1-((2-(三甲基甲硅烷基)乙氧基)甲基)-1H-吡唑-4-基)苯基)嘧啶-4-胺(100mg,0.22mmol)溶于正丁醇中(3mL),向反应液中加入N,N-二异丙基乙胺(85mg,0.66mmol)和(3-(二氟甲基)吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(71mg,0.26mmol),氮气保护,升温至120℃反应12小时。反应结束后,加入水(10mL)稀释,乙酸乙酯萃取(10mL*2),合并有机相,饱和食盐水(20mL)洗涤,无水硫酸钠干燥,浓缩后经制备,得到10.9mg白色固体,收率为10%。LC-MS[M+H] +:541.2。
NMR(400MHz,)DMSOδ12.51(s,1H),9.36(s,1H),8.10(t,J=2.0Hz,1H),8.03(d,J=3.7Hz,1H),7.75(d,J=1.9Hz,2H),7.50(d,J=8.6Hz,2H),6.44(d,J=4.4Hz,0.25H),6.33(s,1H),6.29(d,J=4.3Hz,0.5H),6.15(d,J=4.4Hz,0.25H),4.68(s,2H),4.35–4.00(m,4H),3.87(t,J=5.6Hz,2H),3.69(s,3H),3.15–3.04(m,1H),2.53–2.46(m,2H).
实施例40、化合物(6-(5-氟-4-((2-氟-4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3-氟氮杂环丁烷-1-基)甲酮(L040)制备
Figure PCTCN2021105263-appb-000116
40.1化合物4-(3-氟-4-硝基苯基)-1H-吡唑(L040-1)的制备:
分别称取4-溴-2-氟-1-硝基苯(4.0g,18.18mmol),(4-(4,4,5-三甲基-1,3,2-二氧杂硼硼烷-2-基)吡唑-1-基)甲酸叔丁酯(8.02g,27.27mmol),Pd(dppf)Cl 2(1.99g,2.732mmol),K 2CO 3(7.54g,54.55mol)加入1,4-二氧六环(90mL)和水(9mL)中,进行氮气置换,加热至100℃反应3小时。TLC检测反应完全,将反应液冷却过滤,旋干溶剂,进行硅胶柱层析纯化(PE/EA=20/1~3/1)。得到黄色固体粉末2.3g。
40.2化合物4-(4-氨基-3-氟苯基)-1H-吡唑-1-羧酸叔丁酯(L040-2)的制备:
分别称取L040-1(500mg,2.41mmol),Pd/C(150mg),加入5mL甲醇中,进行氢气置换,加热至40℃反应2小时,LCMS显示反应完毕。过滤,旋干溶剂,得到黄色油状液体320mg。LC-MS:[M+H] +=278.30。
40.3化合物叔丁基4-(4-((2-氯-5-氟嘧啶-4-基)氨基)-3-氟苯基)-1H-吡唑-1-羧酸酯(L040-3)的制备:
称取2,4-二氯-5-氟嘧啶(390mg,2.37mmol),L040-2(540mg,1.95mmol)于50mL茄形瓶中,加正丁醇溶解后加DIEA(1.01g,7.8mmol),加热至120℃反应3小时。LCMS显示反应完毕。将反应液减压浓缩,进行硅胶柱层析纯化(PE/EA=20/1~5/1),再进行刮大板纯化(純DCM),得到70mg黄色固体产物。LC-MS:[M+H] +=308.04。
40.4化合物(6-(5-氟-4-((2-氟-4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3-氟氮杂环丁烷-1-基)甲酮(L040)的制备:
称取L040-3(70mg,0.23mmol),(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(70mg,0.27mmol)于35mL封管中,加正丁醇(2ml)溶解,加入DIEA(119mg,0.92mmol),于120℃反应过夜。LCMS显示反应完毕。减压浓缩得到粗品。粗品用H2O/ACN体系经prep-HPLC制备分离,冻干后得到白色固体产物(7.2mg,纯度95.736%)。LC-MS:[M+H] +=527.10。
1H-NMR(400MHz,dmso)δ8.97(d,J=0.6Hz,1H),8.60(d,J=4.2Hz,1H),8.31(d,J=0.6Hz,1H),7.52(dd,J=12.8,1.8Hz,1H),7.34(dd,J=8.2,1.9Hz,1H),6.79(dd,J=9.5,8.3Hz,1H),6.48(s,1H),5.25(s,2H),4.83(s,2H),4.54(t,J=11.8Hz,4H),4.06(t,J=5.3Hz,2H),3.78(s,3H),2.60(t,J=5.3Hz,2H),2.05(s,1H)。
实施例41、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-(三氟甲基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L041)的制备
Figure PCTCN2021105263-appb-000117
41.1化合物叔丁基4-(4-((2-氯-6-(三氟甲基)嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L041-1)的制备:
分别称取2,4-二氯-6-三氟甲基嘧啶(100mg,0.46mmol),4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(119.52mg,0.46mmol)于5mL样品瓶中,加1ml正丁醇溶解后加DIEA(297.8mg,1.15mmol),于70℃条件下搅拌2小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩得到233mg粗品,为淡黄色固体产物。LC-MS:[M+H] +=440.10。
41.2化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-(三氟甲基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L041)的制备:
分别称取L041-1(200mg,0.454mmol),(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(116mg,0.454mmol)于25mL茄形瓶中,加5ml正丁醇溶解后加DIEA(294mg,2.27mmol),于120℃条件下搅拌2小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩得到粗品,粗品制备、冻干后得到白色固体产物(56.1mg,纯度96.192%)。LC-MS:[M+H] +=559.15。
1H NMR(600MHz,DMSO-d 6)δ12.86(s,1H),9.82(s,1H),8.33–7.81(m,1H),7.64(dd,J=28.2,8.0Hz,2H),6.48(s,1H),6.43(s,1H),4.82(s,1H),4.56(s,2H),4.01(t,J=5.0Hz,1H),3.77(s,2H),2.59(s,1H)。
实施例43、化合物(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-6-甲氧基-1,2,4-三嗪-3-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L043)制备
Figure PCTCN2021105263-appb-000118
称取(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-6-氯-1,2,4-三嗪-3-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并(2,3-c)吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(300mg,0.570mmol)于35mL封管中,加甲醇(10ml)溶解,加入甲醇钠(308mg,5.703mmol),于100℃反应11h。LCMS显示反应完毕。减压浓缩得到粗品。粗品用H2O/ACN体系经prep-HPLC制备分离,冻干后得到白色固体产物(15.0mg,纯度97.816%)。LC-MS:[M+H] +=522.20。
1H NMR(400MHz,DMSO-d)δ9.46(s,1H),8.14(s,1H),8.05(s,2H),7.84(d,J=8.6Hz,2H),7.63(dd,J=8.6,1.7Hz,2H),6.46(s,1H),4.72(s,2H),4.56(t,J=11.8Hz,4H),4.01(s,3H),3.89(t,J=5.5Hz,2H),3.76(s,3H),2.58(s,2H)。
实施例45、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,5-三嗪-2-基)-1-(二氟甲基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L045)制备
Figure PCTCN2021105263-appb-000119
45.1化合物6-(叔丁基)2-乙基1-(二氟甲基)-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-2,6-二羧酸(L045-1)的制备:
称取6-(叔丁基)2-乙基1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-2,6-二羧酸(2.0g,6.8mmol),溴氟甲基膦酸二乙酯(2.7g,10.2mmol)于100mL茄形瓶中,加入乙腈(20mL)溶解后,加入KF(1.2g,20.4mmol),在室温下反应16h。TLC检测反应完全,停止反应,减压过滤,滤液浓缩得到粗品经硅胶柱层析分离(PE:EA=10:1-4:1)得到800mg类白色固体产物。LC-MS:[2M+H] +=689.30。
45.2化合物2-(3,3-二氟氮杂环丁烷-1-羰基)-1-(二氟甲基)-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-羧酸叔丁酯(L045-2)的制备:
称取L045-1(720mg,2.0mmol)于50mL茄形瓶中,加入THF(20mL)和水(4mL)溶解,加入NaOH固体(0.4g,10mmol),加完后于室温条件下反应4h。LCMS显示反应完毕,冰浴下利用乙酸调节PH至5-6,过滤固体,滤液旋干得产物。产物加入DCM(20ml)溶解,加入DIEA(1ml,6.0mmol),HATU(1.5g,4.0mmol)和3,3-二氟三甲叉亚胺(389mg,3.0mmol),在室温下反应3h,LCMS检测原料反应完全,可停止反应,减压过滤,滤液浓缩得到粗品经硅胶柱层析分离(PE:EA=4:1)得到900mg浅黄色固体产物。
LC-MS:[M+H-56] +=336.05。
45.3化合物(3,3-二氟氮杂环丁烷-1-基)(1-(二氟甲基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L045-3)的制备:
称取L045-2(900mg,2.3mmol)于50mL茄形瓶中,加入甲醇(20mL)溶解,然后加入20ml4M HCl的1,4-二氧六环溶液,在室温下反应5h,LCMS显示反应完毕,旋干溶剂,利用DCM带除HCl,得到700mg L045-3的盐酸盐,为黄色固体产物。LC-MS:[M+H] +=292.05。
45.4化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,5-三嗪-2-基)-1-(二氟甲基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L045)的制备:
分别称取4-(4-(((4-氯-1,3,5-三嗪-2-基)氨基)苯基)-1H-吡唑-1-甲酸叔丁酯(100mg,0.268mmol),L045-03(78mg,0.268mmol)于25mL茄形瓶中,加2ml正丁醇溶解后加DIEA(173mg,1.34mmol),于120℃条件下搅拌2小时。LCMS显示反应完毕。将反应液浓缩,用EA/H2O萃取两次,分离有机相、干燥、浓缩得到粗品,粗品制备、冻干后得到白色固体产物(70.4mg,纯度98.524%)。LC-MS:[M+H] +=528.15。
1H NMR(400MHz,DMSO-d6)δ12.84(s,1H),9.74(s,1H),8.40–7.74(m,2H),7.68(s,1H),7.52(dd,J=31.2,7.6Hz,1H),6.72(s,1H),5.06(s,1H),4.62(s,2H),4.06(t,J=5.6Hz,1H),2.60(s,1H)。
实施例46、化合物(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,4-恶二唑-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L046)制备
Figure PCTCN2021105263-appb-000120
46.1化合物4-(4-异硫氰酸根合苯基)-1H-吡唑-1-羧酸叔丁酯(L046-1)制备
称取4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(M002)(520mg,2.005mmol),加四氢呋喃(10mL)溶解后,再分别加入CS 2(1.522g,20.050mmol)和NaH(200mg,5.013mmol)于50℃条件下反应过夜。LCMS显示原料反应完毕,向反应体系中加入Boc 2O(437mg,2.005mmol)和DMAP(25mg,0.205mmol),于室温条件下反应5小时。LCMS显示反应完毕,加适量水稀释,EA萃取(50mL x 3),合并有机相,无水硫酸钠干燥后减压浓缩得粗品,粗品经硅胶柱层析分离(PE:EA=8:1)得到650mg4-(4-异硫氰酸根合苯基)-1H-吡唑-1-羧酸叔丁酯,为淡黄色固体产物。LC-MS:[M+H] +=302.05。
46.2化合物2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-羰基氯(L046-2)制备
称取(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(500mg,1.961mmol),DIEA(2.529g,19.610mmol)于50mL茄形瓶中,加DCM(10mL)溶解后,室温搅拌10分钟,冰浴条件下滴加固体三光气(1.741g,5.883mmol)的DCM溶液,滴完后于室温条件下反应5小时。LCMS显示反应完毕,加水稀释后DCM(50mL x 3)萃取,合并有机相,无水硫酸钠干燥,减压浓缩得到1g粗品,为棕褐色油状产物。LC-MS:[M+H] +=318.00。
46.3化合物2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-碳酰肼(L046-3)的DMSO溶液制备
称取L046-2(1.0g,3.147mmol)于50mL茄形瓶中,加入DMSO(10mL)溶解,冰浴条件下缓慢滴加水合肼(1.6g,31.474mmol),滴加完后于室温条件下反应过夜。LCMS显示反应完毕。得到10mL的L046-3DMSO溶液,溶液为淡黄色。LC-MS:[M+H] +=314.10。
46.4化合物叔丁基2-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-6-羰基)肼-1-羧酸酯(L046-4)制备
往上一步所得的10mL DMSO溶液中加入10mL水、THF(10mL)、K 2CO 3(2g)、Boc 2O(5mL),于室温条件下反应过夜。LCMS显示反应完毕。加适量水稀释,EA萃取(50mL x 3),合并有 机相,无水硫酸钠干燥后减压浓缩得粗品,粗品经硅胶柱层析分离(PE:EA=1:2)得到380mg类白色固体产物。LC-MS:[M+H] +=414.20。
46.5化合物2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-碳酰肼(L046-3)制备
称取L046-4(380mg,0.921mmol)于50mL茄形瓶中,加入DCM(4mL)溶解,加入三氟乙酸(2mL),于室温条件下反应1小时。LCMS显示反应完毕。减压浓缩得380mg粗品,为淡黄色油状产物。LC-MS:[M+H] +=314.15。
46.6化合物叔丁基4-(4-(2-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-6-羰基)肼-1-硫代氨基)苯基)-1H-吡唑-1-羧酸盐(L046-5)制备
称取L046-3粗品(300mg,0.958mmol)于50mL茄形瓶中,加入DIEA(248mg,1.916mmol),加二氯甲烷(10mL)溶解后于室温条件下搅拌10分钟,滴加L046-1(288mg,0.958mmol)的二氯甲烷溶液,滴完后于室温条件下反应过夜。LCMS显示反应完毕。将反应液减压浓缩粗品,粗品经硅胶柱层析分离(DCM:MeOH=1:1-1:3)得到360mg淡黄色固体产物。LC-MS:[M+H] +=615.15。
46.7化合物叔丁基4-(4-((5-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)-1,3,4-恶二唑-2-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L046-6)制备
称取L046-5(360mg,0.586mmol)于50mL茄形瓶中,加入EDCI(1.122g,5.856mmol),加NMP(20mL)溶解后于60℃条件下搅拌反应5小时。LCMS显示反应完毕。加适量水稀释,EA萃取(50mL x 3),合并有机相,无水硫酸钠干燥后减压浓缩得粗品,粗品经硅胶柱层析分离(DCM:MeOH=20:1-10:1)得到280mg淡黄色固体产物。
46.8化合物(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,4-恶二唑-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L046)制备
称取L046-6(260mg,0.448mmol)于50mL茄形瓶中,加DCM(16ml)溶解后,加入三氟乙酸(4mL),于室温条件下反应2h。LCMS显示反应完毕。减压浓缩溶剂,加水稀释残余物,用饱和NaHCO 3调pH=9,用EA萃取(50mL x 3),收集有机相得粗品,粗品经prep-HPLC制备分离,冻干后得到白色固体(28.0mg,纯度98.641%)。LC-MS:[M+H] +=481.15。
1H-NMR(400MHz,DMSO-d)δ10.07(s,1H),7.94(s,1H),7.52(d,J=8.7Hz,1H),7.45(d,J=8.7Hz,1H),6.47(s,1H),4.55(s,1H),4.47(s,1H),3.70(s,1H),3.59(t,J=5.6Hz,1H),2.62(t,J=5.5Hz,1H)。
实施例47、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-1-(二氟甲基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L047)的制备
Figure PCTCN2021105263-appb-000121
称取叔丁基4-(4-((2-氯-5-氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(190mg,0.49mmol)于50mL茄形瓶中,加入n-BuOH(10ml)溶解后,加入DIEA(0.40ml,2.45mmol)和L045-3的盐酸盐(192mg,0.59mmol)于120℃条件下反应16h。TLC检测显示反应完毕,停止反应。减压浓缩溶剂,加水(50mL x 3)洗涤后,用EA萃取(50mL x 3),收集有机相得粗品,粗品经prep-HPLC制备分离,冻干后得到白色固体产物(38.0mg,纯度98.251%)。LC-MS:[M+H] +=545.15。
1H NMR(400MHz,dmso)δ12.83(s,1H),9.33(s,1H),8.36(s,0H),8.21(s,1H),8.04(t,J=13.2Hz,3H),7.75(d,J=8.7Hz,2H),7.54(d,J=8.6Hz,2H),6.69(s,1H),4.97(s,2H),4.62(s,4H),3.94(t,J=5.6Hz,2H), 2.58(t,J=5.1Hz,2H)。
实施例48、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-乙基-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-yl)(3,3-二氟氮杂环丁烷-1-基)甲酮(L048)制备
Figure PCTCN2021105263-appb-000122
48.1化合物2,4-二氯-6-乙基-1,3,5-三嗪(L048-1)的制备:
取2,4,6-三氯-1,3,5-三嗪(1.84g,10.0mmol)溶于20mL DCM中,用干冰/乙腈浴降温至-10℃,滴加11.0mmol的乙基溴化镁溶液,加完低温反应0.5h,自然升温至室温后氯化铵淬灭反应,用EA/水体系萃取后,无水硫酸钠干燥后,旋干得到产物1.4g,为黄色固体,直接用于下一步反应。LC-MS:[M+H] +=178.00。
48.2化合物叔丁基4-(4-((4-氯-6-乙基-1,3,5-三嗪-2-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L048-2)的制备:
分别称取2,4-二氯-6-乙基-1,3,5-三嗪(534mg,3.0mmol),4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(932mg,3.6mmol)于50mL茄形瓶中,加30ml乙醇溶解后加入DIEA(1.5ml,9.0mmol),于60℃条件下搅拌过夜,TLC显示反应完毕,可停止反应。将反应液减压浓缩后,用EA/水体系萃取,得到粗品经硅胶柱层析(PE:EA=4:1)得到1.4g,为黄色固体产物。LC-MS:[M+H] +=401.10。
48.3化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-乙基-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-yl)(3,3-二氟氮杂环丁烷-1-基)甲酮(L048)的制备:
分别称取L048-2(400.87mg,1mmol),3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(255.27mg,1mmol)于25mL单口瓶中,加5ml正丁醇溶解后加DIEA(646.2mg,5mmol),于120℃条件下搅拌3小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩得到粗品,粗品制备、冻干后得到白色固体产物(135mg,纯度97.309%)。LC-MS:[M+H] +=520.20。
1H-NMR(400MHz,DMSO-d)δ12.87(s,1H),9.62(s,1H),8.11(s,1H),7.88(s,1H),7.74(d,J=8.6Hz,1H),7.54(d,J=8.3Hz,1H),6.48(s,1H),4.86(d,J=11.9Hz,1H),4.56(t,J=11.3Hz,2H),4.04(s,1H),3.77(d,J=9.9Hz,1H),2.64–2.52(m,2H),1.23(t,J=7.6Hz,2H).
实施例50、化合物1-(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-甲基-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羰基)氮杂环丁烷-3-甲腈(L050)制备
Figure PCTCN2021105263-appb-000123
50.1化合物叔丁基4-(4-((4-氯-6-甲基-1,3,5-三嗪-2-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L050-1)的制备
分别称取2,4-二氯-6-甲基-1,3,5-三嗪(150mg,0.915mmol),4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(237mg,0.915mmol)于25mL单口瓶中,加5ml正丁醇溶解后加DIEA(591mg,4.573mmol),70℃条件下搅拌3小时。LCMS显示反应完毕。将反应液浓缩,用EA/H2O萃取两次,分离有机相、干燥、浓缩得到350mg粗品,为淡黄色固体。LC-MS:[M+H] +=387.10。
50.2化合物乙基6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-甲基-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸盐(L050-2)的制备
分别称取L050-1(300mg,0.776mmol),1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸乙酯(162mg,0.776mmol)于25mL单口瓶中,加5ml正丁醇溶解后加DIEA(502mg,3.88mmol),130℃条件下搅拌6小时,LCMS显示反应完毕。将反应液浓缩,用EA/H2O萃取两次,分离有机相、干燥、浓缩得到1.46g粗品,为淡黄色固体。LC-MS:[M+H] +=459.20。
50.3化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-甲基-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L050-3)的制备
分别称取L050-2(1.36g,2.966mmol),NaOH(356mg,8.898mmol),MeOH/H2O(12ml/3ml)于50mL茄形瓶中,于55℃条件下搅拌12小时。LCMS显示反应完毕。将反应液浓缩,用EA/H2O萃取两次,分离有机相、干燥、浓缩得到600g粗品,为淡黄色固体。LC-MS:[M+H] +=387.15。
50.4化合物1-(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-甲基-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羰基)氮杂环丁烷-3-甲腈(L050)的制备
分别称取L050-3(200mg,0.465mmol),3-乙腈环丁胺盐酸盐(83mg,0.697mmol),HATU(354mg,0.93mmol)于25mL茄形瓶中,加3ml DCM溶解后加DIEA(181mg,1.395mmol),于室温条件下搅拌12小时。LCMS显示反应完毕。将反应液用DCM/H2O萃取两次,分离有机相、干燥、浓缩得到粗品,粗品制备、冻干后得到白色固体(15.8mg,纯度98.055%)。LC-MS:[M+H] +=495.15。
1H NMR(400MHz,DMSO-d)δ12.81(s,1H),9.63(s,1H),8.01(s,1H),7.72(d,J=8.7Hz,1H),7.54(d,J=8.2Hz,1H),6.39(s,1H),4.84(s,1H),4.35(d,J=40.3Hz,2H),4.02(t,J=5.3Hz,1H),3.85–3.78(m,1H),3.75(d,J=10.7Hz,1H),2.57(s,1H),2.27(s,1H)。
实施例51、化合物2-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)-1,3,5-三嗪-2-基)乙腈(L051)制备
Figure PCTCN2021105263-appb-000124
51.1化合物(6-(4,6-二氯-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L051-1)的制备:
取2,4,6-三氯-1,3,5-三嗪(184mg,1.0mmol)于4mL丙酮中,加入碳酸氢钠248mg(3.0mmol),冰分批加入(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮盐酸盐292mg(1.0mmol)),加完室温反应3h。LCMS显示有产物为主峰。将反应液用EA/水体系萃取,干燥旋干后得400mg黄色固体,直接投下一步。LC-MS:[M+H] +=403.05
51.2化合物叔丁基2-(4-氯-6-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c)]吡啶-6-基)-1,3,5-三嗪-2-基)-2-氰基乙酸酯(L051-2)的制备:
在25mL应瓶中加入L051-1(320mg,0.8mmol),3mL四氢呋喃,室温搅拌。在另一个25mL反应瓶中加入氰基乙酸叔丁酯(128mg,0.88mmol),3mL四氢呋喃,冰浴,分批加入NaH 40mg,加完室温反应30min。将该混合液滴加到L051-1的四氢呋喃溶液中。加完室温反应4.0h。LCMS显示反应完毕。用氯化铵淬灭反应,用EA/水体系萃取,干燥旋干,得到400mg粗品,为黄色固体产物,直接投下一步。LC-MS:[M+H] +=508.15.
51.3化合物2-(4-氯-6-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)-1,3,5-三嗪-2-基)乙腈(L051-3)的制备:
称取L051-2(400mg,0.79mmol),加入4mL二氯甲烷溶解后再加入1mL三氟乙酸,加完室温反应2h,LCMS显示反应完毕。处理:加入20mL二氯甲烷稀释反应,用碳酸氢钠中和后,用二氯甲烷/水体系萃取,干燥浓缩后过柱纯化,得200mg白色固体产物。LC-MS:[M+H] +=408.10。
51.4化合物2-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)-1,3,5-三嗪-2-基)乙腈(L051)的制备:
称取L051-3(180mg,0.44mmol),4-(4-氨基苯基)-1H-吡唑-1-甲酸叔丁酯(148mg,0.57mmol),KF(38mg,0.66mmol),DIEA(170mg,1.32mmol)于反应瓶中,加入正丁醇(3ml)溶解,,于90℃反应过夜。LCMS显示反应完毕。减压浓缩后用EA/水体系萃取,旋干浓缩得到粗品。粗品制备冻干后得到白色固体产物(68.0mg,纯度98.924%)。LC-MS:[M+H] +=531.25。
1H NMR(400MHz,DMSO-d6)δ12.85(s,1H),9.85(s,1H),7.98(d,J=88.1Hz,2H),7.71(d,J=8.4Hz,2H),7.53(s,2H),6.46(d,J=4.1Hz,1H),4.85(d,J=10.2Hz,2H),4.53(s,4H),4.02(s,4H),3.73(d,J=19.2Hz,3H),2.55(s,2H)。
实施例52、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-(氧杂环丁烷-3-基)-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L052)制备
Figure PCTCN2021105263-appb-000125
52.1化合物2,4-二氯-6-(氧杂环丁烷-3-基)-1,3,5-三嗪(L052-1)的制备:
取3-溴氧杂环丁烷(411mg,3.0mmol)于4mL四氢呋喃中,用干冰/乙酸乙酯浴降温至-78℃,滴加3.0mmol的正丁基锂溶液,加完低温反应半小时。
在另一反应瓶中称取2,4,6-三氯-1,3,5-三嗪(607mg,3.3mmol),加入6.0mL四氢呋喃,用干冰/乙酸乙酯浴降温至-78℃,滴加入上述3-溴氧杂环丁烷溶液,加完低温反应半小时,自然升至室温条件下搅拌1小时。LCMS显示有50%左右产物。将反应液用氯化铵淬灭后用EA/水体系萃取,干燥旋干后得500mg黄色固体,直接投下一步。LC-MS:[M+H] +=206.00。
52.2化合物叔丁基4-(4-((4-氯-6-(氧杂环丁烷-3-基)-1,3,5-三嗪-2-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L052-2)的制备:
分别称取2,4-二氯-6-(氧杂环丁烷-3-基)-1,3,5-三嗪(206mg,1.0mmol),M002(260mg,1.0mmol)于50mL茄形瓶中,加乙醇溶解后加DIEA(390mg,3.0mmol),于50℃条件下搅拌过夜。LCMS显示反应完毕。将反应液减压浓缩后,用EA/水体系萃取,得到400mg粗品,为黄色固体产物,直接投下一步。LC-MS:[M+H] +=429.15。
52.3化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6-(氧杂环丁烷-3-基)-1,3,5-三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L052)的制备:
称取叔丁基4-(4-((4-氯-6-(氧杂环丁烷-3-基)-1,3,5-三嗪-2-基)氨基)苯基)-1H-吡唑-1-羧酸酯(400mg,0.93mmol),L006-4盐酸盐(298mg,1.02mmol),DIEA(360mg,2.79mmol)于反应瓶中,加入正丁醇(5ml)溶解,,于100℃反应过夜。LCMS显示反应完毕。减压浓缩后用EA/水体系萃取,旋干浓缩得到粗品。粗品制备冻干后得到白色固体产物(68.0mg,纯度96.727%)。LC-MS:[M+H] +=548.20。
实施例53、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6,7-二氢-5H-环戊二烯[d]嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L053)制备
Figure PCTCN2021105263-appb-000126
53.1化合物2-氯-N-(4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯基)-6,7-二氢-5H-环戊[d]嘧啶-4-胺(L053-1)的制备:
分别称取2,4-二氯-6,7-二氢-5H-环戊二[d]嘧啶(189.04mg,1mmol),4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯胺(243.31mg,1mmol)于25mL茄形瓶中,加5ml正丁醇溶解后加DIEA(646.2mg,5mmol),于100℃条件下搅拌12小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩,浓缩之后硅胶柱层析分离(PE/EA=4/1),得到176mg淡黄色固体。LC-MS:[M+H] +=396.15。
53.2化合物(3,3-二氟氮杂环丁烷-1-基)(1-甲基-6-(4-((4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯基)氨基)-6,7-二氢-5H-环戊基[d]嘧啶-2-基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L053-2)的制备:
分别称取L053-1(150mg,0.379mmol),(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(110mg,0.379mmol),Pd 2dba 3(69.4mg,0.0758mmol),xantphos(43.8mg,0.0758mmol),Cs 2CO 3(246mg,0.758mmol)于25mL单口瓶中,加5ml二氧六环溶解、氮气置换3次后100℃搅拌12小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩,浓缩之后硅胶柱层析分离(PE/EA=3/1),得到100mg淡黄色固体产物。LC-MS:[M+H] +=615.25。
53.3化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-6,7-二氢-5H-环戊二烯[d]嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L053)的制备:
分别称取L053-2(100mg,0.163mmol),酸性树脂(20mg),HCl/Dioxane溶液(0.4ml)于25mL茄形瓶中,加3ml甲醇溶解后室温条件下搅拌2小时。LCMS显示反应完毕。将反应液过滤、浓缩得到粗品,粗品制备、冻干后得到白色固体产物(5mg,纯度98.148%)。LC-MS:[M+H] +=531.20。
1H NMR(400MHz,DMSO-d)δ12.85(s,1H),8.46(s,1H),8.11(s,1H),7.90(s,1H),7.72(d,J=8.7Hz,2H),7.55(d,J=8.6Hz,2H),6.45(s,1H),4.76(s,2H),4.55(t,J=11.8Hz,4H),3.94(t,J=5.6Hz,2H),3.75(s,3H),2.75–2.67(m,4H),2.54(d,J=5.5Hz,2H),2.01–1.96(m,2H)。
实施例56、化合物1-(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羰基)氮杂环丁烷-3-腈(L056)制备
Figure PCTCN2021105263-appb-000127
56.1化合物乙基6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸酯(L056-1)的制备:
分别称取叔丁基4-(4-((2-氯-5-氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯450mg,1.154mmol),1-甲基-1,4,5,7-四氢-6l2-吡咯并[2,3-c]吡啶-2-羧酸乙酯(240mg,1.154mmol)于50mL单口瓶中,加6ml正丁醇溶解后加DIEA(746mg,5.770mmol),于140℃条件下搅拌4小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩,浓缩之后硅胶柱层析分离(PE/EA=5/1),得到406mg淡黄色固体。LC-MS:[M+H] +=462.15。
56.2化合物6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羧酸(L056-2)的制备:
分别称取L056-1(406mg,0.880mmol),NaOH(352mg,8.80mmol),MeOH/H 2O(5ml/5ml)于50mL单口瓶中,155℃搅拌12小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩得到140mg粗品,为淡黄色固体。LC-MS:[M+H] +=434.15。
56.3化合物1-(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-羰基)氮杂环丁烷-3-腈(L056)的制备:
分别称取L056-2(140mg,0.323mmol),3-乙腈环丁胺盐酸盐(58mg,0.484mmol),HATU(246mg,0.646mmol)于25mL茄形瓶中,加3ml DCM溶解后加DIEA(126mg,0.969mmol),于室温条件下搅拌12小时。LCMS显示反应完毕。将反应液用DCM/H 2O萃取两次,分离有机相、干燥、浓缩得到粗品,粗品制备、冻干后得到白色固体产物(22.4mg,纯度99.220%)。LC-MS:[M+H] +=498.25。
1H NMR(400MHz,DMSO-d)δ12.83(s,1H),9.31(s,1H),8.05(d,J=3.7Hz,1H),7.79–7.72(m,1H),7.61–7.55(m,1H),6.37(s,1H),4.72(s,1H),4.34(d,J=41.2Hz,2H),3.91(t,J=5.6Hz,1H),3.80(tt,J=9.2,6.1Hz,1H),3.73(s,1H),2.55(t,J=5.3Hz,1H)。
实施例57、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)吡咯并[2,1-f][1,2,4]三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L057)制备
Figure PCTCN2021105263-appb-000128
57.1化合物2-氯-N-(4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯基)吡咯并[2,1-f][1,2,4]三嗪-4-胺(L057-1)的制备:
分别称取2,4-二氯吡咯并[2,1-f][1,2,4]三嗪(400mg,2.128mmol),4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯胺(518mg,2.128mmol)于50mL茄形瓶中,加10ml正丁醇溶解后加DIEA(1375mg,10.64mmol),于40℃条件下搅拌12小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两 次,分离有机相、干燥、浓缩,浓缩之后硅胶柱层析分离(PE/EA=4/1),得到579mg淡黄色固体。LC-MS:[M+H] +=395.15。
57.2化合物(3,3-二氟氮杂环丁烷-1-基)(1-甲基-6-(4-((4-(1-(四氢-2H-吡喃-2-基)-1H-吡唑-4-基)苯基)氨基)吡咯并[2,1-f][1,2,4]三嗪-2-基)-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(L057-2)的制备:
分别称取L057-1(360mg,0.912mmol),(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(265mg,0.912mmol),Pd 2dba 3(168mg,0.1824mmol),dit-Bu-xphos(78mg,0.1824mmol),t-BuONa(176mg,1.824mmol)于50mL单口瓶中,加10ml二氧六环溶解、氮气置换3次后100℃搅拌18小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩,浓缩之后硅胶柱层析分离(PE/EA=3/1),得到淡黄色固体83.6mg。LC-MS:[M+H] +=614.25。
57.3化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)吡咯并[2,1-f][1,2,4]三嗪-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L057)的制备:
分别称取L057-2(80mg,0.130mmol),酸性树脂(100mg),HCl/Dioxane溶液(0.1ml)于25mL茄形瓶中,加3ml甲醇溶解后室温条件下搅拌2小时。LCMS显示反应完毕。将反应液过滤、浓缩得到粗品,粗品制备、冻干后得到白色固体(3mg,纯度98.796%)。LC-MS:[M+H] +=530.15。
1H-NMR(400MHz,DMSO-d)δ12.91(s,1H),9.70(s,1H),8.19(s,1H),7.93(s,1H),7.82(d,J=8.7Hz,1H),7.65(d,J=8.7Hz,1H),7.49(dd,J=2.3,1.7Hz,1H),7.02(dd,J=4.4,1.5Hz,1H),6.51(dd,J=4.4,2.5Hz,1H),6.46(s,1H),4.67(s,1H),4.63–4.45(m,2H),3.88(t,J=5.5Hz,1H),3.76(s,1H),2.59(t,J=5.4Hz,1H)。
实施例58、化合物(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,4-噻二唑-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L058)的制备
Figure PCTCN2021105263-appb-000129
58.1化合物2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-碳硫酰肼(L058-1)的制备
分别称取(3,3-二氟氮杂环丁烷-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(400mg,1.568mmol),KOH(176mg,3.137mmol)于100mL茄形瓶中,加乙醇溶解后,冰浴条件下滴加CS 2(238mg,3.137mmol)的乙醇溶液,滴完后于10℃以下反应5小时。加入氯乙酸(298mg,3.137mmol)和KOH(176mg,3.137mmol)的乙醇混合溶液,加完后于室温条件下反应过夜。LCMS监测原料反应完后,向反应液中加入水合肼(784mg,15.683mmol),于65℃条件下反应4小时。LCMS显示反应完毕。将反应液减压浓缩,加水稀释后乙酸乙酯(50mL x 3)萃取,收集有机相得到粗品,粗品经硅胶柱层析分离(DCM/MeOH=50:1-20:1)得到350mg类白色固体产物。LC-MS:[M+H] +=330.05。
58.2化合物叔丁基4-(4-(2-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-6-碳硫酰基)肼-1-碳硫酰氨基)苯基)-1H-吡唑-1-羧酸盐(L058-2)的制备
称取L058-1(330mg,1.001mmol)于100mL茄形瓶中,加入DIEA(258mg,2.002mmol),加二氯甲烷(10mL)溶解后于室温条件下搅拌10分钟,滴加L046-1(241mg,0.801mmol)的二氯甲烷溶液,滴完后于室温条件下反应过夜。LCMS显示反应完毕。将反应液减压浓缩粗品,粗品经硅胶柱层析分离(DCM:MeOH=20:1)得到150mg黄色固体产物。LC-MS:[M+H] +=631.15。
58.3化合物叔丁基4-(4-((5-(2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-基)-1,3,4-噻二唑-2-基)氨基)苯基)-1H-吡唑-1-羧酸酯(L058-3)的制备
称取L058-2(100mg,0.156mmol)于50mL茄形瓶中,加入EDCI(303mg,1.561mmol),加NMP(10mL)溶解后于50℃条件下搅拌反应5小时。LCMS显示反应完毕。加适量水稀释,EA萃取(30mL x 3),合并有机相,无水硫酸钠干燥后减压浓缩得粗品,粗品经硅胶柱层析分离(DCM:MeOH=50:1-20:1)得到80mg黄色油状产物。LC-MS:[M+H] +=597.20。
58.4化合物(6-(5-((4-(1H-吡唑-4-基)苯基)氨基)-1,3,4-噻二唑-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L058)的制备
称取L058-3(80mg,0.134mmol)于25mL茄形瓶中,加DCM(6ml)溶解后,加入三氟乙酸(2mL),于室温条件下反应1h。LCMS显示反应完毕。减压浓缩溶剂,加水稀释残余物,用饱和NaHCO 3调pH=9,用EA萃取(20mL x 3),收集有机相得粗品,粗品经prep-HPLC制备分离,冻干后得到白色固体(11.0mg,纯度98.435%)。LC-MS:[M+H] +=497.10。
1H NMR(400MHz,DMSO-d)δ12.83(s,1H),9.81(s,1H),8.08(s,1H),7.84(s,1H),7.50(td,J=8.9,2.2Hz,2H),6.48(s,1H),4.54(d,J=13.2Hz,2H),3.73(s,1H),3.61(t,J=5.7Hz,1H),2.65(dt,J=11.1,3.7Hz,1H)。
实施例59、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-3-氯-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吡咯烷-1-基)甲酮(L059)的制备
Figure PCTCN2021105263-appb-000130
59.1化合物3-氯-2-(3,3-二氟氮杂环丁烷-1-羰基)-1-甲基-1,4,5,7-四氢-6H-吡咯并[2,3-c]吡啶-6-羧酸叔丁酯(L059-1)的制备:
分别称取叔-丁基2-(3,3-二氟吖丁啶-1-羰基)-1-甲基-4,5-二氢-1H-吡咯并[2,3-c]吡啶-6(7H)-羧酸酯(810mg,2.279mmol),NCS(304mg,2.279mmol)于50mL单口瓶中,加10ml MeCN室温搅拌2小时。LCMS显示反应完毕,产物占比为20%。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩,浓缩之后硅胶柱层析分离(PE/EA=4/1),得到200mg淡黄色固体。LC-MS:[M+H] +=390.10。
59.2化合物(3-氯-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟氮杂环丁烷-1-基)甲酮(L059-2)的制备:
分别称取L059-1(200mg,0.513mmol),HCl/dioxane溶液(5ml),DCM(2ml)于50mL单口瓶中,室温搅拌2小时。LCMS显示反应完毕,产物占比为20%。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、干燥、浓缩得到177.6mg粗品,为淡黄色固体。LC-MS:[M+H] +=290.05。
59.3化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)-5-氟嘧啶-2-基)-3-氯-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3,3-二氟吡咯烷-1-基)甲酮(L059)的制备:
分别称取L059-2(145mg,0.445mmol),叔丁基4-(4-((2-氯-5-氟嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(174mg,0.445mmol)于25mL茄形瓶中,加3ml正丁醇溶解后加DIEA(288mg,2.225mmol),于120℃条件下搅拌2小时。LCMS显示反应完毕。将反应液浓缩,用EA/H 2O萃取两次,分离有机相、 干燥、浓缩得到粗品,粗品制备、冻干后得到白色固体(33mg,纯度97.663%)。LC-MS:[M+H] +=543.15。
1H NMR(400MHz,DMSO-d)δ12.89(s,1H),9.34(s,1H),8.15(s,1H),8.06(d,J=3.7Hz,1H),7.90(s,1H),7.77–7.72(m,1H),7.62–7.57(m,1H),4.74(s,1H),4.52(t,J=11.9Hz,2H),3.93(t,J=5.6Hz,1H),3.59(s,2H),2.52(d,J=1.9Hz,1H)。
实施例60、化合物(6-(4-((4-(1H-吡唑-4-基)苯基)氨基)嘧啶-2-基)-1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)(3-(二氟甲基)吖丁啶-1-基)甲酮(L060)的制备
Figure PCTCN2021105263-appb-000131
将(3-(二氟甲基)吖丁啶-1-基)(1-甲基-4,5,6,7-四氢-1H-吡咯并[2,3-c]吡啶-2-基)甲酮(55mg,0.20mmol)溶解于正丁醇(2mL)中,加入N,N-二异丙基乙胺(77mg,0.60mmol)和叔-丁基4-(4-((2-氯嘧啶-4-基)氨基)苯基)-1H-吡唑-1-羧酸酯(89mg,0.24mmol),氮气保护,升温至120℃反应4小时。反应结束后,加入水(5mL)稀释,乙酸乙酯萃取(5mL*2),合并有机相,饱和食盐水(10mL)洗涤,无水硫酸钠干燥,浓缩后经制备,得到44.5mg白色固体,两步收率为36%。LC-MS[M+H] +:504.9。
1H NMR(400MHz,DMSO)δ12.84(s,1H),9.31(s,1H),8.01(s,2H),7.96(d,J=5.7Hz,1H),7.65(d,J=8.7Hz,2H),7.56(d,J=8.7Hz,2H),6.48(d,J=4.3Hz,0.25H),6.38(s,1H),6.34(d,J=4.3Hz,0.5H),6.20(d,J=4.4Hz,0.25H),6.07(d,J=5.7Hz,1H),4.79(s,2H),4.65-4.05(m,4H),3.98(t,J=5.5Hz,2H),3.76(s,3H),3.19–3.09(m,1H),2.55(t,J=6.6Hz,2H)。
化合物L029的制备参考上述实施例28记载的方法。
化合物L033的制备参考上述实施例39记载的方法。
化合物L042的制备参考上述实施例41记载的方法。
化合物L044的制备参考上述实施例36记载的方法。
化合物L049的制备参考上述实施例48记载的方法。
化合物L054的制备参考上述实施例53记载的方法。
化合物L055的制备参考上述实施例11记载的方法。
参照上述实施例的相应合成方法,合成的各化合物的表征数据如下表所示:
化合物编号 LC-MS:[M+H] +
L029 488.0
L033 522.5
L042 516.1
L044 506.2
L049 534.2
L054 523.2
L055 472.8
<生物学活性测试试验>
在一些实施方案中,通过本领域常规的方法进行试验,发现本发明的化合物在体外和/或体内引起激 酶抑制,特别是ROCK1和/或ROCK2激酶的抑制。同时还发现,本发明的化合物具备较低的细胞毒性和较好的药代动力学性质,实验还表明本发明的化合物具有较合适的代谢稳定性,具备开发成药的前景。
1.体外ROCK2激酶活性评价
ROCK2活性筛选。用96孔(Cisbio)时间分辨荧光测定法来检测ROCK2活性。ROCK2测定是在以下测定缓冲液中运行:5mM MgCl 2(Sigma),1mM DTT(Sigma)和1X激酶缓冲液。采用激酶缓冲液稀释,先加入7.5μL的ROCK2激酶(Invitrogen,PV3759)于96微孔板,使终浓度为0.4ng/μL,再加入0.25μL的待测化合物,DMSO含量1%(体积分数),室温下孵育0.5h。为了启动反应,使用激酶缓冲液,将ATP(阿拉丁)和底物STK-底物2-生物素一起混合后,加入7.5μL混合液于微孔板使终浓度分别为6.739μM和1μM,继续室温孵育2h。使用5mL检测缓冲液与STK抗体-Cryptate进行混合,然后取适当体积与链霉亲和素-XL665等体积混合,向微孔板中加入10μL该混合物来终止反应。继续孵育约1h后,在Molecular Devices Spectra Max i3x多功能酶标仪上读板。其中,激酶缓冲液、STK-底物2-生物素、检测缓冲液、STK抗体-Cryptate、链霉亲和素-XL665均来自HTRF KinEASE-STK kit(Cisbio,1000tests,61GSTXLA)。
2.体外ROCK1激酶选择性评价
用96孔(Cisbio)时间分辨荧光测定法来检测ROCK1活性。ROCK1测定是在以下测定缓冲液中运行:5mM MgCl 2(Sigma),1mM DTT(Sigma)和1X激酶缓冲液。采用激酶缓冲液稀释,先加入7.5μL的ROCK1激酶(Invitrogen)于96微孔板,使终浓度为0.4ng/μL,再加入0.25μL的待测化合物,DMSO含量1%,室温下孵育0.5h。为了启动反应,也使用激酶缓冲液,将ATP(阿拉丁)和底物STK-底物2-生物素一起混合后,加入7.5μL混合液于微孔板使终浓度分别为3.53μM和1μM,继续室温孵育2h。使用5mL检测缓冲液与STK抗体-Cryptate进行混合,然后取适当体积与链霉亲和素-XL665等体积混合,加入10μL混合物来终止反应。继续孵育约1h后,在Molecular Devices SpectraMax i3x多功能酶标仪上读板。其中,激酶缓冲液、STK-底物2-生物素、检测缓冲液、STK抗体-Cryptate、链霉亲和素-XL665均来自HTRF KinEASE-STK kit(Cisbio,1000tests,61GSTXLA)。
实施例61
对本发明实施例化合物进行上述体外激酶活性评价实验,确定各化合物对ROCK1/2的抑制活性,发现本发明化合物均具有较好活性,一些化合物对于两种激酶的IC 50低于10μM,一些化合物对于两种激酶的IC 50≤50nM(活性水平A),一些化合物对于两种激酶的IC 50>50nM且≤500nM(活性水平B),一些化合物对于两种激酶的IC 50>500nM且≤4.5μM(活性水平C),一些化合物对于两种激酶的IC 50>4.5μM(活性水平D)。
其中代表性化合物IC 50的值报告于下表1中:注:(A:≤50nM;B:>50nM且≤500nM;C:>500nM且≤4.5μM;D:>4.5μM;ND:未检测)
表1:本发明化合物对ROCK1及ROCK2的抑制
化合物 对ROCK1的IC 50 对ROCK2的IC 50
L001 ND D
L002 ND D
L003 ND D
L004 C B
L005 D A
L006 C B
L007 ND C
L008 D A
L009 ND C
L010 D A
L011 ND C
L012 B B
L013 ND D
L014 ND D
L015 D B
L016 D A
L017 D A
L018 D B
L019 D A
L020 D B
L021 D B
L022 ND C
L023 C B
L024 C A
L025 ND D
L026 D A
L027 D A
L028 D C
L029 D C
L030 D B
L031 D A
L032 D B
L033 D A
L034 D A
L035 D B
L036 D B
L037 D A
L038 D B
L039 D B
L040 D B
L041 D B
L042 D B
L043 ND B
L044 ND B
L045 D D
L046 D D
L047 D D
L048 D C
L049 D B
L050 D B
L051 D B
L052 D B
L053 D B
L054 D A
L055 D C
L056 D A
L057 D B
L060 D A
实施例62本发明化合物的体外细胞毒性测试
对本发明中化合物的体外细胞毒性测试在HepG2细胞中利用CCK-8法进行测定。收集对数期的HepG2细胞(北纳生物),调整细胞悬液浓度,以50000cells/well在96孔细胞培养板中铺板,将细胞置于5%,37℃的细胞培养箱中孵育过夜,待板中细胞融合度达到80-90%后,换液加入各浓度梯度的待测化合物或溶媒(DMSO),在5%,37℃的细胞培养箱中孵育48小时。处理结束后,弃去板内培养基,用PBS洗涤2遍,每孔加入100μL CCK-8工作液(碧云天生物技术),37℃避光孵育1.5小时,酶标仪上检测OD 450nm处各孔的吸光值,分析计算各化合物的CC 50。
针对本发明的实施例化合物进行上述实验,结果发现本发明的化合物均具有较好的安全性,CC 50范围均>10μM,一些优选的化合物CC 50>30μM,更优选CC 50>50μM。代表性化合物的CC 50示于下表2中。
表2.各化合物所获得的CC 50
化合物 HepG2CC 50(μM)
L005 >100
L017 33.38
L026 >100
L027 >100
L030 >100
L031 33.38
L032 28.43
L033 >100
L036 >100
L037 >100
L042 27.95
L043 >100
L044 58.12
L045 >100
L047 >100
L048 100.3
L050 >100
L051 >100
L056 >100
L057 >100
L060 >100
实施例63 本发明化合物的体外代谢稳定性试验
本发明中化合物的体外代谢稳定性利用各种属肝微粒体温孵法进行测定。在肝微粒体反应体系中(1mg/mL肝微粒体蛋白,25U/mL 6-磷酸葡萄糖脱氢酶,1mM NADP,6mM D-6-磷酸葡萄糖,5mM MgCl 2)加入适量供试化合物,放入37℃水浴锅温孵启动反应,于各时间点取100μL反应液加入至含400μL 0℃预冷的内标工作液(含200ng/mL地塞米松、双氯酚酸、甲苯磺丁脲、拉贝洛尔的乙腈溶液)于离心管中,终止反应,4℃离心机10000g离心10min,取上清液进LC-MS进行分析检测,获得供试化合物在各种属肝微粒体中的体外代谢半衰期。使用上述方法获得的T 1/2示于表3中。
表3.各化合物在肝微粒体蛋白中代谢半衰期
Figure PCTCN2021105263-appb-000132
针对本发明的实施例化合物进行了上述实验,发现本发明的化合物在人、大鼠、小鼠中均具有较好的代谢稳定性,优选在人肝微粒体中T 1/2>30min,更优选在人肝微粒体中T 1/2>90min。发明人还对进入临床阶段的ROCK抑制剂KD-025进行了对比实验,发现本发明优选化合物的体外稳定性优于KD-025。
实施例29 本发明化合物的小鼠体内药代动力学研究
SPF级小鼠(北京斯贝福生物技术有限公司)在适应性驯养后禁食过夜(不禁水),分别通过灌胃 和尾静脉推注的方式给予3mg/kg本发明化合物。给药后特定时间点采集小鼠血浆,通过LC-MS/MS(AB SCIEX Qtrap4500)检测血浆中化合物浓度,统计分析、计算各化合物的PK参数(WinNonlin V5.2,Pharsight),体现本发明化合物的小鼠体内药代动力学性质。
针对本发明实施例化合物进行上述实验,结果表明本发明的化合物均具有较好小鼠体内药代动力学性质,在较低剂量时即可获得较高的体内暴露量以及较高的口服生物利用度,一些化合物口服生物利用度>30%,一些化合物的口服生物利用度>50%。下述表4为代表性化合物的实验数据。
表4:本发明化合物对小鼠的PK实验
Figure PCTCN2021105263-appb-000133
在本说明书的描述中,参考术语“一个实施例”、“一些实施例”、“示例”、“具体示例”、或“一些示例”等的描述意指结合该实施例或示例描述的具体特征、结构、材料或者特点包含于本发明的至少一个实施例或示例中。在本说明书中,对上述术语的示意性表述不必须针对的是相同的实施例或示例。而且,描述的具体特征、结构、材料或者特点可以在任一个或多个实施例或示例中以合适的方式结合。此外,在不相互矛盾的情况下,本领域的技术人员可以将本说明书中描述的不同实施例或示例以及不同实施例或示例的特征进行结合和组合。
尽管上面已经示出和描述了本发明的实施例,可以理解的是,上述实施例是示例性的,不能理解为对本发明的限制,本领域的普通技术人员在本发明的范围内可以对上述实施例进行变化、修改、替换和变型。

Claims (16)

  1. 下式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药:
    Figure PCTCN2021105263-appb-100001
    其中,
    环A为无取代或任选被一个、两个或更多个Rc取代的如下基团:3-20元杂环基,或5-20元杂芳基;
    环B为无取代或任选被一个、两个或更多个Rd取代的如下基团:C 3-20环烷基,3-20元杂环基,C 6- 20芳基,或5-20元杂芳基;
    所述环A和环B构成以W和V为连接位点的并环;
    Rc,Rd相同或不同,彼此独立地选自卤素,氨基,羟基,甲酰基,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-20烷基,C 1-20烷氧基;
    W和V各自独立地为C或者N,且W和V不同时为N;
    X为-C(=O)-;
    Y为OH,化学键,C 1-20烷氧基,C 1-20烷基,-NH-或-N(C 1-20烷基)-,-NH(C 1-20烷基),-NH(C 1-20烷氧基);所述C 1-20烷氧基,C 1-20烷基以及“-N(C 1-20烷基)-,NH(C 1-20烷基),-NH(C 1-20烷氧基)”中的C 1-20烷氧基,C 1-20烷基可以为无取代或任选被一个、两个或更多个Rs取代;
    Figure PCTCN2021105263-appb-100002
    可以为存在或不存在;
    条件是Y为OH,C 1-20烷氧基,C 1-20烷基,-NH(C 1-20烷基),-NH(C 1-20烷氧基)时,
    Figure PCTCN2021105263-appb-100003
    不存在;
    当Y为化学键时,
    Figure PCTCN2021105263-appb-100004
    选自无取代或任选被一个,两个或更多个Ra取代的如下基团:3-20元杂环基,5-20元杂芳基,C 3-20环烷基,或C 6-20芳基;
    当Y为-NH-或-N(C 1-20烷基)-时,
    Figure PCTCN2021105263-appb-100005
    选自无取代或任选被一个,两个或更多个Rb取代的如下基团:C 1-20烷基,3-20元杂环基,5-20元杂芳基,C 3-20环烷基,或C 6-20芳基;
    所述Ra,Rb相同或不同,彼此独立地选自卤素,CN,无取代或任选被一个、两个或更多个Rs取代的C 1- 20烷基,OH,5-20元杂芳基,卤代5-20元杂芳基;
    环D为无取代或任选被一个、两个或更多个Re取代的如下基团:C 3-20环烷基,3-20元杂环基,C 6- 20芳基,或5-20元杂芳基,并且,所述环A通过N原子与环D连接;
    所述Re选自卤素,CN,OH,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-20烷基,C 3-20环烷基、C 1-20烷氧基,C 6-20芳基,3-20元杂环基或5-20元杂芳基;
    或者当环D上至少有两个Re取代时,相邻的两个Re与其所键链的D环原子共同形成C 3-20环烷基或3-20元杂环基或3-20元杂芳基;
    所述Rs选自卤素,CN,OH,C 1-20烷基,C 1-20烷氧基,C 6-20芳基或5-20元杂芳基。
    Z为-NH-;
    环E为无取代或任选被一个、两个或更多个Rf取代的如下基团:C 6-20芳基,或5-20元杂芳基;
    Rf选自卤素、CN、OH、无取代或任选被一个、两个或更多个Rg取代的如下基团:C 1-C 20烷基,C 6-20芳基,或5-20元杂芳基;
    Rg选自卤素、CN、OH、任选被一个,两个或更多个卤素取代的C 1-C 20烷基,-O-5-20元杂芳基,所述-O-5-20元杂芳基任选被-C(O)-NH 2取代。
  2. 根据权利要求1所述的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其特征在于,
    W选自N或C;
    V选自C;
    X为-C(=O)-;
    Y为OH,化学键,C 1-6烷氧基,C 1-6烷基,-NH-或-N(C 1-6烷基)-,-NH(C 1-6烷基),-NH(C 1-6烷氧基);所述C 1-6烷氧基,C 1-6烷基以及“-N(C 1-6烷基)-,-NH(C 1-6烷基),-NH(C 1-6烷氧基)”中的C 1-6烷氧基,C 1-6烷基可以为无取代或任选被一个、两个或更多个Rs取代;所述Rs选自卤素,CN,OH,C 1-6烷基,C 1-6烷氧基,C 6-12芳基或5-12元杂芳基;
    当Y为化学键时,
    Figure PCTCN2021105263-appb-100006
    选自无取代或任选被一个,两个或更多个Ra取代的如下基团:3-6元杂环基或5-12元杂芳基;
    所述Ra选自F,Cl,CN,OH或任选被一个,两个或更多个卤素取代的C 1-6烷基;
    当Y为-NH-或-N(C 1-6烷基)-时,
    Figure PCTCN2021105263-appb-100007
    选自无取代或任选被一个,两个或更多个Rb取代的如下基团:C 3-6环烷基,C 1-6烷基,3-6元杂环基,或5-12元杂芳基;
    所述Rb选自F,Cl,CN,OH,F或Cl代5-12元杂芳基;
    Y为化学键时,所述X与
    Figure PCTCN2021105263-appb-100008
    所代表的3-6元杂环基的杂原子相连;
    环A为无取代或任选被一个、两个或更多个Rc取代的如下基团:3-6元杂环基,或5-12元杂芳基;
    环B为无取代或任选被一个、两个或更多个Rd取代的如下基团:3-6元杂环基,C 6-12芳基或5-12元杂芳基;
    所述环A和环B构成以所述W和V为连接位点的并环;
    Rc,Rd相同或不同,F,Cl,氨基,羟基,甲酰基,C 1-6烷基,所述C 1-6烷基无取代或任选被一个,两个或更多个卤素取代;
    所述环D为无取代或任选被一个、两个或更多个Re取代的如下基团:C 6-12芳基,或5-12元杂芳基;并且,所述环A通过N原子与环D连接;
    所述Re选自卤素,CN,OH,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-6烷基,C 3-6环烷基、C 1-6烷氧基,C 6-12芳基,3-6元杂环基或5-12元杂芳基;
    或者当环D上至少有两个Re取代时,相邻的两个Re与其所键链的D环原子共同形成C 3-6环烷基或3-6元杂环基或5-12元杂芳基;
    所述Rs选自卤素,CN,OH,C 1-6烷基,C 1-6烷氧基,C 6-12芳基或5-12元杂芳基;
    Z为-NH-;
    所述环E为无取代或任选被一个、两个或更多个Rf取代的C 6-12芳基,或5-12元杂芳基;
    Rf选自F,Cl,无取代或任选被一个、两个或更多个Rg取代的如下基团:C 6-12芳基,或5-12元杂 芳基;
    Rg选自F,Cl,-O-5-12元杂芳基,所述-O-5-12元杂芳基任选被-C(O)-NH 2取代。
  3. 根据权利要求1或2所述的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其特征在于,
    W选自N或C;
    V选自C;
    X为-C(=O)-;
    Y为OH,化学键,-NH-或-N(甲基)-,
    条件是Y为OH时,
    Figure PCTCN2021105263-appb-100009
    不存在;
    当Y为化学键时,
    Figure PCTCN2021105263-appb-100010
    选自如下基团:无取代,或被一个,两个或更多个F取代的氮杂环丁烷;无取代,或被一个,两个或更多个CN取代的氮杂环丁烷;无取代,或被一个,两个或更多个CF 2取代的氮杂环丁烷;无取代,或被一个,两个或更多个CF 3取代的氮杂环丁烷;无取代,或被F和/或OH取代的氮杂环戊烷;
    当Y为-NH-或-N(甲基)-时,
    Figure PCTCN2021105263-appb-100011
    选自如下基团:无取代,或被一个,两个或更多个F取代的环丁烷;异丙基;哒嗪基;无取代,或被一个,两个或更多个CN取代的氮杂环丁烷;被F和/或OH取代的氮杂环戊烷;无取代,或被一个,两个或更多个F取代的乙基;-N-氯代吡啶-哌啶基;无取代,或被一个,两个或更多个F取代的吡啶基;
    Y为化学键时,所述X与
    Figure PCTCN2021105263-appb-100012
    所代表的杂环基的杂原子相连。
  4. 根据权利要求1-3任一项所述的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其特征在于,Y为甲基,乙基,丙基,丁基,-CH 2CF 3,-NH-CH 2CF 3,-NHCH 2(CH 2) 2,-OCH 2CF 3,-OCH 2CH 3;
    优选的,所述环A和环B构成如下并环:
    Figure PCTCN2021105263-appb-100013
    所述环D为无取代或任选被一个、两个或更多个Re取代的如下基团:
    Figure PCTCN2021105263-appb-100014
    Figure PCTCN2021105263-appb-100015
    或为
    Figure PCTCN2021105263-appb-100016
    Figure PCTCN2021105263-appb-100017
    Z为-NH-;
    所述环E为
    Figure PCTCN2021105263-appb-100018
  5. 根据权利要求1-4任一项所述的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其特征在于,所述式I进一步选自如下式II:
    Figure PCTCN2021105263-appb-100019
    其中,W选自N或C;
    包括实线和虚线的双重线表示单键或者双键;
    X 1、X 3、X 5各自独立地选自N或C,且X 1、X 3、X 5三者不同时为N;
    X 2、X 4选自C或化学键;
    X 3选自N或C;
    Y 1选自N、O或S;
    Y 2选自C、N或化学键;
    Y 3为选自N或C;
    Y 2和Y 3不同时为N;
    m为0,1,2,3或4;
    n为0,1,2或3;
    p为0,1,2,3或4;
    q为0,1,2,3或4;
    其余各基团如权利要求1-4任一项所定义。
  6. 根据权利要求1-4任一项所述的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其特征在于,所述式I进一步选自如下式III:
    Figure PCTCN2021105263-appb-100020
    其中,W选自N或C;
    包括实线和虚线的双重线表示单键或者双键;
    Y 2,Y 3各自独立地为C或者N,且Y2和Y3不同时为N;
    m为0,1,2,3或4;
    n为0,1,2或3;
    p为0,1,2,3或4;
    q为0,1,2,3或4;
    其余各基团如权利要求1-4任一项所定义。
  7. 根据权利要求1-4任一项所述的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其特征在于,所述式I进一步选自如下式IV:
    Figure PCTCN2021105263-appb-100021
    其中,W选自N或C;
    Y 2选自N或C;
    包括实线和虚线的双重线表示单键或者双键;
    Y为化学键、-NH-或-N(C 1-6烷基)-、-NH(C 1-6烷基);
    所述“-N(C 1-6烷基)-,-NH(C 1-6烷基)”中的C 1-6烷氧基为无取代或任选被一个、两个或更多个卤素取代;
    当Y为化学键时,
    Figure PCTCN2021105263-appb-100022
    选自如下基团:
    Figure PCTCN2021105263-appb-100023
    Figure PCTCN2021105263-appb-100024
    当Y为-NH-或-N(C 1-6烷基)-时,
    Figure PCTCN2021105263-appb-100025
    选自如下基团:
    Figure PCTCN2021105263-appb-100026
    当Y为-N(C 1-6烷基)时,
    Figure PCTCN2021105263-appb-100027
    不存在;
    所述Rc,Rd相同或不同,彼此独立地选自C 1-6烷基;
    所述Re选自卤素,CN,OH,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-6烷基,C 3-6环烷基、C 1-6烷氧基,C 6-12芳基,3-6元杂环基或5-12元杂芳基;
    或者,当至少有两个Re时,相邻的两个Re与其所键链的环原子共同形成C 3-6环烷基或3-6元杂环基或5-12元杂芳基;
    所述Rs选自卤素,CN,OH,C 1-6烷基,C 1-6烷氧基,C 6-12芳基或5-12元杂芳基。
    Rf 1、Rf 2相同或不同,彼此独立地选自如前文所定义的Rf,优选的,彼此独立地选自卤素、CN、OH;
    m为0,1或2;
    n为0,1或2;
    p为0,1或2;
    q’在每次出现时各自独立地为0,1或2。
  8. 根据权利要求1-4任一项所述的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其特征在于,所述式I进一步选自如下式V:
    Figure PCTCN2021105263-appb-100028
    其中,
    Figure PCTCN2021105263-appb-100029
    选自如下基团:
    Figure PCTCN2021105263-appb-100030
    Rc,Rd相同或不同,彼此独立地选自C 1-6烷基;
    所述Re选自卤素,CN,OH,无取代或任选被一个、两个或更多个Rs取代的如下基团:C 1-6烷基,C 3-6环烷基、C 1-6烷氧基,C 6-12芳基,3-6元杂环基或5-12元杂芳基;
    或者当至少有两个Re时,相邻的两个Re与其所键链的环原子共同形成C 3-6环烷基或3-6元杂环基或5-12元杂芳基;
    所述Rs选自卤素,CN,OH,C 1-6烷基,C 1-6烷氧基,C 6-12芳基或5-12元杂芳基。
    Rf 1、Rf 2相同或不同,彼此独立地选自如前文所定义的Rf,优选的,彼此独立地选自卤素、CN、OH;
    m为0,1或2;
    n为0,1或2;
    p为0,1或2;
    q’在每次出现时各自独立地为0,1或2。
  9. 根据权利要求1-8任一项所述的式(I)所示的化合物、其消旋体、立体异构体、互变异构体、同位素标记物、氮氧化物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药,其特征在于,所述化合物选自如下结构:
    Figure PCTCN2021105263-appb-100031
    Figure PCTCN2021105263-appb-100032
    Figure PCTCN2021105263-appb-100033
    Figure PCTCN2021105263-appb-100034
    Figure PCTCN2021105263-appb-100035
    Figure PCTCN2021105263-appb-100036
  10. 根据权利要求1-9任一项所述式(I)所示化合物的制备方法,其特征在于,包括:
    Figure PCTCN2021105263-appb-100037
    式(I-1)所示化合物与式(I-2)所示化合物反应得到式(I)所示化合物;
    其中,环A,环B,环D,
    Figure PCTCN2021105263-appb-100038
    环E,W,V,X,Y,Z具有如上权利要求1-4任一项所述定义;
    L选自离去基团,例如卤素。
  11. 制备权利要求1-9任一项所述式(I)所示化合物的中间体,其特征在于,选自如下结构:
    Figure PCTCN2021105263-appb-100039
    其中,各基团如权利要求1-9任一项所定义;
    或选自如下结构:
    Figure PCTCN2021105263-appb-100040
  12. 根据权利要求1-9任一项所述式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药中的至少一种在制备药物中的用途,所述药物为蛋白质激酶的抑制剂。
  13. 根据权利要求12所述的用途,其特征在于,所述的药物具有调节Rho-激酶的功能。
  14. 根据权利要求12或13所述的用途,其特征在于,所述药物用于预防或治疗一种或多种ROCK的高表达或ROCK的过度激活导致的疾病;
    优选地,所述药物用于预防或治疗如下疾病:心脑血管疾病、神经系统疾病、纤维化疾病、眼疾病、肿瘤、动脉血栓形成病症、辐射损伤、呼吸系统疾病、以及自身免疫性疾病等,包括动脉粥样硬化、急性冠脉综合征、高血压、脑血管痉挛、脑缺血、缺血性脑卒中、再狭窄、心脏病、心脏衰竭、心肌肥厚、心肌缺血再灌注损伤、糖尿病、糖尿病肾病、癌症、神经元变性(外周的或中枢的)、神经损伤性疾病、脊髓损伤、勃起功能障碍、血小板凝聚、白细胞聚集、青光眼、眼部高血压、哮喘、骨质疏松症、肺纤维化(如特发性肺纤维化)、肝纤维化、肾脏纤维化、COPD、肾透析(上皮稳定性)、肾小球硬化症以及神经元变性炎症。
  15. 一种药物组合物,其包含治疗有效量的权利要求1-9任一项所述式(I)所示的化合物、其消旋体、立体异构体、互变异构体、氮氧化物、同位素标记物、溶剂化物、多晶型物、代谢产物、酯、药学上可接受的盐或前药中的至少一种。
  16. 根据权利要求15所述的药物组合物,其特征在于,所述药物组合物包含药学上可接受的载体、赋形剂;优选地,所述辅料选自下列中的至少一种:崩解剂、助流剂、润滑剂、稀释剂或填充剂、粘合剂、着色剂。
PCT/CN2021/105263 2020-07-14 2021-07-08 一种rock抑制剂及其制备方法和用途 Ceased WO2022012409A1 (zh)

Priority Applications (7)

Application Number Priority Date Filing Date Title
EP21842081.8A EP4155308A4 (en) 2020-07-14 2021-07-08 ROCK INHIBITOR, METHOD FOR PREPARING IT AND ITS USE
MX2023000630A MX2023000630A (es) 2020-07-14 2021-07-08 Inhibidor de rock, y método de preparacion para el mismo y uso del mismo.
KR1020237000774A KR20230038697A (ko) 2020-07-14 2021-07-08 Rock 억제제 및 이의 제조 방법과 용도
JP2023502738A JP7772771B2 (ja) 2020-07-14 2021-07-08 Rock阻害剤及びその製造方法と用途
US18/005,165 US20230257376A1 (en) 2020-07-14 2021-07-08 Rock inhibitor, and preparation method therefor and use thereof
CA3184616A CA3184616A1 (en) 2020-07-14 2021-07-08 Rock inhibitor, and preparation method therefor and use thereof
AU2021309876A AU2021309876B2 (en) 2020-07-14 2021-07-08 Rock inhibitor, and preparation method therefor and use thereof

Applications Claiming Priority (4)

Application Number Priority Date Filing Date Title
CN202010676711.6 2020-07-14
CN202010676711 2020-07-14
CN202110040185 2021-01-11
CN202110040185.9 2021-01-11

Publications (1)

Publication Number Publication Date
WO2022012409A1 true WO2022012409A1 (zh) 2022-01-20

Family

ID=79274325

Family Applications (1)

Application Number Title Priority Date Filing Date
PCT/CN2021/105263 Ceased WO2022012409A1 (zh) 2020-07-14 2021-07-08 一种rock抑制剂及其制备方法和用途

Country Status (10)

Country Link
US (1) US20230257376A1 (zh)
EP (1) EP4155308A4 (zh)
JP (1) JP7772771B2 (zh)
KR (1) KR20230038697A (zh)
CN (1) CN113929678B (zh)
AU (1) AU2021309876B2 (zh)
CA (1) CA3184616A1 (zh)
MX (1) MX2023000630A (zh)
TW (1) TWI899285B (zh)
WO (1) WO2022012409A1 (zh)

Cited By (22)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2023051753A1 (zh) * 2021-09-30 2023-04-06 武汉朗来科技发展有限公司 一种rock抑制剂的制备方法、其中间体及中间体的制备方法
CN116120292A (zh) * 2022-12-20 2023-05-16 河北鼎泰制药有限公司 一种杂质a的制备方法及其用途
WO2023202642A1 (zh) * 2022-04-20 2023-10-26 上海挚盟医药科技有限公司 Rho相关蛋白激酶抑制剂及其制备和应用
WO2024229406A1 (en) 2023-05-04 2024-11-07 Revolution Medicines, Inc. Combination therapy for a ras related disease or disorder
WO2025034702A1 (en) 2023-08-07 2025-02-13 Revolution Medicines, Inc. Rmc-6291 for use in the treatment of ras protein-related disease or disorder
WO2025080946A2 (en) 2023-10-12 2025-04-17 Revolution Medicines, Inc. Ras inhibitors
EP4464705A4 (en) * 2022-01-13 2025-05-14 Wuhan Createrna Science and Technology Co.,Ltd. Salt of a rock inhibitor, crystal form of the salt, composition and pharmaceutical use
WO2025171296A1 (en) 2024-02-09 2025-08-14 Revolution Medicines, Inc. Ras inhibitors
WO2025224050A1 (en) 2024-04-22 2025-10-30 Institut National de la Santé et de la Recherche Médicale Methods of treatment of patients suffering from hypomelanosis of ito
WO2025240847A1 (en) 2024-05-17 2025-11-20 Revolution Medicines, Inc. Ras inhibitors
WO2025255438A1 (en) 2024-06-07 2025-12-11 Revolution Medicines, Inc. Methods of treating a ras protein-related disease or disorder
WO2025265060A1 (en) 2024-06-21 2025-12-26 Revolution Medicines, Inc. Therapeutic compositions and methods for managing treatment-related effects
WO2026006747A1 (en) 2024-06-28 2026-01-02 Revolution Medicines, Inc. Ras inhibitors
WO2026015790A1 (en) 2024-07-12 2026-01-15 Revolution Medicines, Inc. Methods of treating a ras related disease or disorder
WO2026015796A1 (en) 2024-07-12 2026-01-15 Revolution Medicines, Inc. Methods of treating a ras related disease or disorder
WO2026015825A1 (en) 2024-07-12 2026-01-15 Revolution Medicines, Inc. Use of ras inhibitor for treating pancreatic cancer
WO2026015801A1 (en) 2024-07-12 2026-01-15 Revolution Medicines, Inc. Methods of treating a ras related disease or disorder
WO2026050446A1 (en) 2024-08-29 2026-03-05 Revolution Medicines, Inc. Ras inhibitors
WO2026072904A2 (en) 2024-09-26 2026-04-02 Revolution Medicines, Inc. Compositions and methods for treating lung cancer
WO2026090245A1 (en) 2024-10-22 2026-04-30 Revolution Medicines, Inc. Use of ras inhibitors for treating cancer
WO2026090116A2 (en) 2024-10-21 2026-04-30 Revolution Medicines, Inc. Ras inhibitors
WO2026090127A1 (en) 2024-10-22 2026-04-30 Revolution Medicines, Inc. Methods of treating a ras protein-related disease or disorder

Families Citing this family (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
CN114573566B (zh) * 2021-03-04 2023-05-30 杭州邦顺制药有限公司 选择性rock2激酶抑制剂
CN114605325A (zh) * 2022-03-23 2022-06-10 天方药业有限公司 一种医药中间体吡唑-4-乙酸盐酸盐的制备方法
KR20250123931A (ko) 2022-12-30 2025-08-18 아비켄나 바이오사이언시스, 인크. 아자인돌 rock 억제제
WO2024149366A1 (zh) * 2023-01-13 2024-07-18 武汉朗来科技发展有限公司 一种rock抑制剂中间体的制备方法
CN116514698A (zh) * 2023-04-10 2023-08-01 佛山奕安赛医药科技有限公司 一种沃诺拉赞中间体的制备方法及其应用

Citations (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2010104851A1 (en) * 2009-03-09 2010-09-16 Surface Logix, Inc. Rho kinase inhibitors
WO2015157556A1 (en) * 2014-04-09 2015-10-15 Kadmon Corporation, Llc Treatment of gvhd
WO2019000682A1 (zh) * 2017-06-30 2019-01-03 北京泰德制药股份有限公司 Rho相关蛋白激酶抑制剂、包含其的药物组合物及其制备方法和用途
WO2019000683A1 (zh) * 2017-06-30 2019-01-03 北京泰德制药股份有限公司 Rho相关蛋白激酶抑制剂、包含其的药物组合物及其制备方法和用途
WO2020094111A1 (zh) * 2018-11-09 2020-05-14 北京泰德制药股份有限公司 Rho相关蛋白激酶抑制剂、包含其的药物组合物及其用途

Family Cites Families (18)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP2003511378A (ja) * 1999-10-07 2003-03-25 アムジエン・インコーポレーテツド トリアジン系キナーゼ阻害薬
KR100798579B1 (ko) * 2001-03-31 2008-01-28 동화약품공업주식회사 신규의 메톡시-1,3,5-트리아진 유도체 및 그를 포함하는약학적 조성물
EA008596B1 (ru) * 2003-04-29 2007-06-29 Пфайзер Инк. 5,7-ДИАМИНОПИРАЗОЛО[4,3-d]ПИРИМИДИНЫ, ПОЛЕЗНЫЕ ПРИ ЛЕЧЕНИИ ГИПЕРТЕНЗИИ
EP1768979B1 (en) * 2004-07-21 2010-09-29 Merck Serono SA Octahydropyrrolo[2, 3, c]pyridine derivatives and pharmaceutical use thereof
RU2493155C2 (ru) * 2006-12-08 2013-09-20 Ф.Хоффманн-Ля Рош Аг Замещенные пиримидины и их применение в качестве модуляторов jnk
CA2702518A1 (en) 2007-10-19 2009-04-23 Boehringer Ingelheim International Gmbh New piperazino-dihydrothienopyrimidine derivatives
KR20110132607A (ko) 2009-03-24 2011-12-08 엠에스디 가부시키가이샤 오로라 a 선택적 억제 작용을 갖는 신규한 아미노피리딘 유도체
MX2013005454A (es) * 2010-11-15 2013-06-24 Abbvie Inc Inhibidores de nampt y rock.
ES2674451T3 (es) 2012-02-21 2018-06-29 Merck Patent Gmbh 2-amino-[1,2,4]triazolo[1,5-a] pirazinas 8-sustituidos como inhibidores de la SYK tirosina quinasa e inhibidores de la serina quinasa GCN2
EP3181564B1 (en) 2012-11-20 2019-09-18 H. Hoffnabb-La Roche Ag Aminopyrimidine compounds as inhibitors of t790m containing egfr mutants
CN104903312B (zh) * 2013-10-07 2019-01-29 卡德门企业有限公司 Rho激酶抑制剂
US10273248B2 (en) * 2015-06-26 2019-04-30 Kadmon Corportion, LLC Glucose uptake inhibitors
US10729691B2 (en) * 2015-06-26 2020-08-04 Kadmon Corporation, Llc Treatment of infectious diseases with glucose uptake inhibitors
US11071735B2 (en) * 2017-04-28 2021-07-27 Kadmon Corporation, Llc Treatment of inflammatory conditions and autoimmune diseases with glucose uptake inhibitors
AU2018294054B2 (en) * 2017-06-30 2022-05-26 Beijing Tide Pharmaceutical Co., Ltd. Rho-associated protein kinase inhibitor, pharmaceutical composition comprising same, and preparation method and use thereof
WO2019045824A1 (en) 2017-09-01 2019-03-07 Kadmon Corporation, Llc ALPHA PROPELLER PROTEIN KINASE INHIBITORS ("COILED-COIL") ASSOCIATED WITH RHO
JP2022523351A (ja) * 2019-03-13 2022-04-22 ボロノイ・カンパニー・リミテッド ヘテロアリール誘導体およびこれを有効成分として含む薬学的組成物
ES3015621T3 (en) * 2019-12-31 2025-05-06 Ind Tech Res Inst Beta-amino acid derivative, kinase inhibitor and pharmaceutical composition containing the same, and use of the same

Patent Citations (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2010104851A1 (en) * 2009-03-09 2010-09-16 Surface Logix, Inc. Rho kinase inhibitors
WO2015157556A1 (en) * 2014-04-09 2015-10-15 Kadmon Corporation, Llc Treatment of gvhd
WO2019000682A1 (zh) * 2017-06-30 2019-01-03 北京泰德制药股份有限公司 Rho相关蛋白激酶抑制剂、包含其的药物组合物及其制备方法和用途
WO2019000683A1 (zh) * 2017-06-30 2019-01-03 北京泰德制药股份有限公司 Rho相关蛋白激酶抑制剂、包含其的药物组合物及其制备方法和用途
WO2020094111A1 (zh) * 2018-11-09 2020-05-14 北京泰德制药股份有限公司 Rho相关蛋白激酶抑制剂、包含其的药物组合物及其用途

Non-Patent Citations (1)

* Cited by examiner, † Cited by third party
Title
See also references of EP4155308A4

Cited By (25)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2023051753A1 (zh) * 2021-09-30 2023-04-06 武汉朗来科技发展有限公司 一种rock抑制剂的制备方法、其中间体及中间体的制备方法
EP4464705A4 (en) * 2022-01-13 2025-05-14 Wuhan Createrna Science and Technology Co.,Ltd. Salt of a rock inhibitor, crystal form of the salt, composition and pharmaceutical use
JP2025515296A (ja) * 2022-04-20 2025-05-14 シャンハイ ジムン バイオファーマ,インコーポレーテッド Rho関連プロテインキナーゼ阻害剤ならびにその調製および応用
WO2023202642A1 (zh) * 2022-04-20 2023-10-26 上海挚盟医药科技有限公司 Rho相关蛋白激酶抑制剂及其制备和应用
EP4512804A4 (en) * 2022-04-20 2026-05-06 Shanghai Zhimeng Biopharma Inc RHO-ASSOCIATED PROTEIN KINASE INHIBITOR, ITS PREPARATION AND USE
CN116120292A (zh) * 2022-12-20 2023-05-16 河北鼎泰制药有限公司 一种杂质a的制备方法及其用途
CN116120292B (zh) * 2022-12-20 2025-05-06 河北鼎泰制药有限公司 一种杂质a的制备方法及其用途
WO2024229406A1 (en) 2023-05-04 2024-11-07 Revolution Medicines, Inc. Combination therapy for a ras related disease or disorder
WO2025034702A1 (en) 2023-08-07 2025-02-13 Revolution Medicines, Inc. Rmc-6291 for use in the treatment of ras protein-related disease or disorder
WO2025080946A2 (en) 2023-10-12 2025-04-17 Revolution Medicines, Inc. Ras inhibitors
WO2025171296A1 (en) 2024-02-09 2025-08-14 Revolution Medicines, Inc. Ras inhibitors
WO2025224050A1 (en) 2024-04-22 2025-10-30 Institut National de la Santé et de la Recherche Médicale Methods of treatment of patients suffering from hypomelanosis of ito
WO2025240847A1 (en) 2024-05-17 2025-11-20 Revolution Medicines, Inc. Ras inhibitors
WO2025255438A1 (en) 2024-06-07 2025-12-11 Revolution Medicines, Inc. Methods of treating a ras protein-related disease or disorder
WO2025265060A1 (en) 2024-06-21 2025-12-26 Revolution Medicines, Inc. Therapeutic compositions and methods for managing treatment-related effects
WO2026006747A1 (en) 2024-06-28 2026-01-02 Revolution Medicines, Inc. Ras inhibitors
WO2026015790A1 (en) 2024-07-12 2026-01-15 Revolution Medicines, Inc. Methods of treating a ras related disease or disorder
WO2026015796A1 (en) 2024-07-12 2026-01-15 Revolution Medicines, Inc. Methods of treating a ras related disease or disorder
WO2026015825A1 (en) 2024-07-12 2026-01-15 Revolution Medicines, Inc. Use of ras inhibitor for treating pancreatic cancer
WO2026015801A1 (en) 2024-07-12 2026-01-15 Revolution Medicines, Inc. Methods of treating a ras related disease or disorder
WO2026050446A1 (en) 2024-08-29 2026-03-05 Revolution Medicines, Inc. Ras inhibitors
WO2026072904A2 (en) 2024-09-26 2026-04-02 Revolution Medicines, Inc. Compositions and methods for treating lung cancer
WO2026090116A2 (en) 2024-10-21 2026-04-30 Revolution Medicines, Inc. Ras inhibitors
WO2026090245A1 (en) 2024-10-22 2026-04-30 Revolution Medicines, Inc. Use of ras inhibitors for treating cancer
WO2026090127A1 (en) 2024-10-22 2026-04-30 Revolution Medicines, Inc. Methods of treating a ras protein-related disease or disorder

Also Published As

Publication number Publication date
EP4155308A4 (en) 2024-04-17
US20230257376A1 (en) 2023-08-17
AU2021309876A1 (en) 2023-02-23
TW202214628A (zh) 2022-04-16
AU2021309876B2 (en) 2024-06-27
MX2023000630A (es) 2023-03-15
CN113929678B (zh) 2025-09-30
TWI899285B (zh) 2025-10-01
CA3184616A1 (en) 2022-01-20
KR20230038697A (ko) 2023-03-21
JP7772771B2 (ja) 2025-11-18
EP4155308A1 (en) 2023-03-29
JP2023534259A (ja) 2023-08-08
CN113929678A (zh) 2022-01-14

Similar Documents

Publication Publication Date Title
TWI899285B (zh) Rock抑制劑及其製備方法和用途
CN112368283B (zh) 含二并环类衍生物抑制剂、其制备方法和应用
WO2022161461A1 (zh) Sos1抑制剂及其制备方法和应用
CN113396147A (zh) 芳香杂环类衍生物调节剂、其制备方法和应用
JP6035423B2 (ja) 新規な縮合ピリミジン化合物又はその塩
WO2024125603A1 (zh) Shp2抑制剂及其应用
CN112654396A (zh) 5-吗啉-4-基-吡唑并[4,3-b]吡啶衍生物
CN112538072A (zh) 新型氨基嘧啶类egfr抑制剂
JP2022541127A (ja) キナーゼ阻害剤としての置換された縮合複素芳香族二環式化合物およびその使用
CN120712252A (zh) 包含sos1抑制剂和抗癌药物的用于治疗癌症的药物组合物
WO2022199662A1 (zh) 一种多环化合物及其应用
CN112778336B (zh) 一类含氮稠环类sting调节剂类化合物、制备方法和用途
CN103797010A (zh) 作为jak抑制剂的氮杂环丁烷基苯基、吡啶基或吡嗪基甲酰胺衍生物
CN102665718A (zh) 可用作pdk1抑制剂的杂环化合物
CN110770243A (zh) 作为mtor抑制剂的雷帕霉素类似物
TW202400601A (zh) 作為parp抑製劑的取代的三環類化合物及其用途
WO2023104155A1 (zh) E3泛素连接酶配体化合物、基于该配体化合物开发的蛋白降解剂及它们的应用
WO2023067546A1 (en) Novel bicyclic heteroaryl derivatives as sos1:kras proteinprotein interaction inhibitors
CN114835687A (zh) AhR抑制剂
CN115677730A (zh) 8-氧-3-氮杂二环[3.2.1]辛烷类化合物或其盐及其制备方法和用途
WO2020156319A1 (zh) N-甲酰胺衍生物、其制备方法及其在医药上的用途
WO2022194248A1 (zh) Ctla-4小分子降解剂及其应用
CN114907407A (zh) 细胞周期蛋白依赖性激酶7(cdk7)的抑制剂
HK40067446A (zh) 一种rock抑制剂及其制备方法和用途
WO2022078356A1 (zh) 杂芳环类AhR抑制剂

Legal Events

Date Code Title Description
121 Ep: the epo has been informed by wipo that ep was designated in this application

Ref document number: 21842081

Country of ref document: EP

Kind code of ref document: A1

ENP Entry into the national phase

Ref document number: 3184616

Country of ref document: CA

ENP Entry into the national phase

Ref document number: 2023502738

Country of ref document: JP

Kind code of ref document: A

WWE Wipo information: entry into national phase

Ref document number: 202327003703

Country of ref document: IN

ENP Entry into the national phase

Ref document number: 2021842081

Country of ref document: EP

Effective date: 20221222

NENP Non-entry into the national phase

Ref country code: DE

ENP Entry into the national phase

Ref document number: 2021309876

Country of ref document: AU

Date of ref document: 20210708

Kind code of ref document: A