BR102020009066A2 - Processo de obtenção de lesinurad - Google Patents
Processo de obtenção de lesinurad Download PDFInfo
- Publication number
- BR102020009066A2 BR102020009066A2 BR102020009066-6A BR102020009066A BR102020009066A2 BR 102020009066 A2 BR102020009066 A2 BR 102020009066A2 BR 102020009066 A BR102020009066 A BR 102020009066A BR 102020009066 A2 BR102020009066 A2 BR 102020009066A2
- Authority
- BR
- Brazil
- Prior art keywords
- lesinurad
- minutes
- obtaining
- triazole
- thio
- Prior art date
Links
Images


Landscapes
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
Abstract
processo de obtenção de lesinurad. a presente invenção se refere a um processo de obtenção em regime de fluxo contínuo para a produção do fármaco lesinurad. através do referido processo de obtenção, o produto final é obtido em 5 etapas, após 2 horas em 68% de rendimento global e obtenção de intermediário com núcleo 3-tio-1,2,4-triazol após 55 minutos e 88% de rendimento. a integração de etapas evitou a purificação de intermediários de reação, e reduziu a geração de resíduos.
Description
[1] A presente invenção se refere a um processo de obtenção do fármaco lesinurad em regime de fluxo continuo. O lesinurad é um inibidor seletivo de proteína transportadora de urato 1 (URAT1).
[2] O processo tem aplicação na indústria farmacêutica e apresentou um rendimento global superior ao obtido tradicionalmente para a produção deste fármaco em modo batelada. Adicionalmente, a manipulação de reagentes e intermediários de reação foi minimizada, reduzindo o tempo para geração do produto final, assim como a geração de resíduos.
[3] A gota é uma doença inflamatória caracterizada pela elevação de ácido úrico no sangue, o que causa o depósito de cristais de monourato de sódio nas articulações. A gota é clinicamente caracterizada por artrite inflamatória, erosões nas articulações e cálculos renais formados por ácido úrico. A maior parte do ácido úrico filtrado nos rins é reabsorvido pela proteína transportadora de urato 1 (URAT1). Assim, uma alternativa para redução de ácido úrico plasmático é a inibição seletiva de URAT1, evitando a sua reabsorção. O lesinurad é um inibidor seletivo de URAT1 e foi aprovado pelo FDA em 2015 com o nome de marca Zurampic™. Esse medicamento foi aprovado para tratar altos níveis de ácido úrico no sangue associado à gota.
[4] Vários métodos de síntese para a preparação de lesinurad têm sido descritos, em particular, métodos em batelada, os quais foram associados à várias desvantagens, tais como materiais de partida caros, uso de reagentes perigosos, baixos rendimentos globais e a necessidade de isolamento e/ou purificação de todos os intermediários.
[5] Portanto, diante destas desvantagens, algumas abordagens alternativas para síntese do lesinurad e seus intermediários foram propostas.
[6] Por exemplo, em 2017, Meng e colaboradores exploraram algumas alternativas para a síntese do lesinurad, e a melhor rota sintética descrita no trabalho possui 6 etapas (51 horas de tempo reacional total) e 38% de rendimento global, de acordo com o esquema: 
[7] A primeira etapa desta rota consiste no acoplamento entre o brometo 14 e o ácido borônico 15. Na sequência, o isotiocianato 18 foi formado a partir da amina 16, e tiocarbonildiimidazol 17 foi utilizado como alternativa ao tiofosgênio. O isotiocianato 18 reagiu com aminoguanidina para gerar o núcleo 3-tio-5-amino-1,2,4-triazol 20, que foi posteriormente alquilado. Em seguida, foi realizada a diazotação e bromação do composto 22 e, finalmente, o lesinurad foi obtido após hidrólise do éster 23. Esta abordagem evita o uso de reagentes tóxicos como o tiofosgênio para geração de 18 e bromo molecular para bromação do núcleo 3-tio-1,2,4-triazol. O acoplamento de Suzuki é uma ótima alternativa para instalação da ciclopropila, entretanto o catalisador de paládio e o ácido borônico são reagentes caros.
[8] Outras abordagens foram previamente descritas, e uma avaliação criteriosa da literatura revela que a maioria das rotas possui quatro ou mais etapas, e os rendimentos globais variam entre 4 a 40%. Além disso, muitos procedimentos envolvem a formação e manipulação de intermediários sulfurados como 1,2,4-triazol-3-tióis, o qual é observado em várias moléculas bioativas. A síntese desse núcleo é geralmente realizada a partir de hidrazidas e isotiocianatos, sendo que intermediários sulfurados potencialmente tóxicos são frequentemente manipulados entre uma reação e outra.
[9] Dessa forma, a preparação em regime de fluxo contínuo de 3-tio-1,2,4-triazóis se torna interessante, uma vez que vários reatores podem ser integrados em linha, os intermediários de reação não precisam ser isolados, o aquecimento acima do ponto de ebulição dos solventes pode ser facilmente atingido, intermediários tóxicos podem ser contidos e pequenas quantidades de produto podem ser rapidamente preparadas para viabilizar ensaios biológicos.
[10] Diante do exposto, a presente invenção refere-se a processo de obtenção do lesinurad em regime de fluxo contínuo, e envolve cinco etapas partindo de reagentes comerciais. As três primeiras etapas foram integradas para obtenção do núcleo principal 3-tio-1,2,4-triazol após 55 minutos e 88% de rendimento. As reações de bromação e hidrólise também foram realizadas em condições de reação sob fluxo contínuo, reduzindo expressivamente o tempo em comparação às reações feitas em batelada.
[11] Assim, na presente invenção todas as etapas do processo de obtenção foram conduzidas em regime de fluxo contínuo para obtenção do lesinurad após 2 horas (tempo reacional total) em 68% de rendimento global.
[12] O documento CN106866560 refere-se a um método sintético para a produção do lesinurad. O método compreende as seguintes etapas: realização de uma reação de adição entre o isotiocianato (composto 7 - numeração dos compostos referente ao documento CN106866560) e hidrazinocarboxilato de metila para gerar um composto 6; ciclização do composto 6 para gerar o composto 5; alquilação do tiol para obtenção do intermediário 3; bromação; e hidrólise para geração do lesinurad. Diferentemente, a presente invenção, parte de hidrazida fórmica e passa pelo intermediário 3-tio-1,2,4-triazol. Ainda, a presente invenção utiliza reações em regime de fluxo contínuo, o que evita a purificação de intermediários, aumenta o rendimento global e reduz o tempo para produção de lesinurad.
[13] O documento CN106632108 descreve um método de preparação do lesinurad, em que compreende: condensação e ciclização entre o isotiocianato e aminoguanidina para formação do núcleo 5-amino-3-tio-1,2,4-triazol; alquilação do tiol com bromo acetato de metila; diazotação e bromação do 1,2,4-triazol; e hidrólise do éster metílico. Neste documento os inventores utilizam CS2 na preparação do isotiocianato, enquanto neste trabalho o material de partida foi preparado a partir da amina correspondente com tiofosgênio. Ainda, uma das rotas listadas no documento chinês passa por outros intermediários, e utiliza outros reagentes para preparação do lesinurad diferindo da presente invenção. Nos esquemas [0013] e [0015] é possível observar que a tiouréia formada é diferente da descrita no presente pedido de patente, e após ciclização é gerado um intermediário 3-tio-5-hidroxi-1,2,4-triazol. De forma diferente do documento chinês, a presente invenção adaptou reações em batelada para a produção de lesinurad em fluxo contínuo, e o presente processo de obtenção partiu de hidrazida fórmica.
[14] Já o documento CN106187927 pertence ao campo técnico da síntese química e, particularmente, refere-se a um novo método para preparar o lesinurad. O método compreende as seguintes etapas: condensação entre o isotiocianato (4 -numeração dos compostos referente ao documento CN106187927) e aminoguanidina (5); ciclização em etanol para geração do 5-amino-3-tio-1,2,4-triazol (7), alquilação e bromação para gerar o intermediário 9, e hidrólise para obtenção do lesinurad. Como verifica-se, o presente documento utiliza aminoguanidina para construção do heterociclo e, após a ciclização, as reações de diazotação e bromação são efetuadas. Já a presente invenção parte da hidrazida fórmica para geração do núcleo 3-tio-1,2,4-triazol e realiza as reações em regime de fluxo continuo, evitando a purificação de intermediários de reação, aumentando o rendimento global do produto e reduzindo o tempo para a produção do lesinurad.
[15] Ainda, o documento WO 2014198241 relata a rota sintética em batelada para a preparação de lesinurad. Diferentemente, a presente invenção parte do isotiocianato e hidrazida fórmica para geração do núcleo 1,2,4-triazol, e as reações são conduzidas em regime de fluxo continuo, diminuindo o tempo e aumentando o rendimento global para obtenção do lesinurad.
[16] O documento WO 2014008295 trata de uma rota sintética em batelada para a preparação de lesinurad. Já a presente invenção explora reações em regime de fluxo continuo para a rápida geração do produto final.
[17] O documento intitulado "Telescoped continuous flow generation of library of highly substituted 3-thio-1,2,4-triazoles" (2017) refere-se à aplicação bem-sucedida de microrreatores contínuos para preparação de compostos contendo o núcleo 3-tio-1,2,4-triazol. Este método baseia-se na condensação de hidrazidas e isotiocianatos para formação do intermediário tiossemicarbazida, o qual foi subsequentemente ciclizado, e alquilado sob condições básicas. A presente invenção, se refere a geração de um fármaco contendo o sistema 3-tio-1,2,4-triazol, entretanto, as condições reacionais e a plataforma previamente utilizada foram reconfiguradas para este substrato específico.
[18] Diante do exposto, verifica-se que nenhum dos documentos do estado da técnica se baseia na obtenção do lesinurad em regime de fluxo contínuo a partir dos reagentes comerciais hidrazida fórmica e naftaleno 1-ciclopropil -4-isotiocianato.
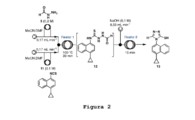
[19] Figura 1. Síntese da tiossemicarbazida 12 em regime de fluxo contínuo.
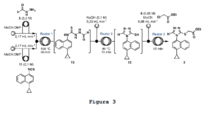
[20] Figura 2. Síntese do tiol 13 em regime de fluxo contínuo.
[21] Figura 3. Síntese do 3-tio-1,2,4-triazol 2 em regime de fluxo contínuo.
[22] Figura 4. Bromação em regime de fluxo contínuo.
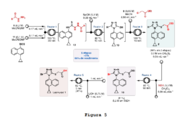
[23] Figura 5. Processo de obtenção em regime de fluxo contínuo em cinco etapas de lesinurad (1).
[24] A presente invenção se refere a um processo de obtenção em regime de fluxo contínuo do fármaco lesinurad.
[25] Mais particularmente, o referido processo de obtenção compreende as seguintes etapas:
[26] Etapa 1 - condensação entre o isotiocianato (11 )(solução 0,1 M) e hidrazida fórmica (5)(solução 0,2 M) em acetonitrila (MeCN) e dimetilformamida (DMF) (8:2) em reator tubular de 10 mL, a 100 °C com tempo de residência de 30 minutos, fornecendo a tiossemicarbazida 12 conforme descrição na Figura 1. Otimização é mostrada na Tabela 1.
Tabela 1. Otimização da reação de condensação.
Tabela 1. Otimização da reação de condensação.
[27] Etapa 2 - ciclização do intermediário 12 na presença de uma solução de NaOH 0,1 M (2 eq.) no segundo reator de 10 mL a 80°C, com tempo de residência de 15 minutos para obtenção do tiol (13) conforme demonstrado na Figura 2. Otimização é mostrada na Tabela 2.
Tabela 2. Otimização da reação de ciclização.
Tabela 2. Otimização da reação de ciclização.
[28] Etapa 3 - alquilação do composto (13) com cloroacetato de etila (8) a 100 °C e 10 minutos de tempo de residência para gerar o composto 3-tio-1,2,4-triazol (2) com 88% de rendimento para as etapas 1, 2 e 3 integradas conforme demonstrado na Figura 3. Otimização é mostrada na Tabela 3.
Tabela 3. Otimização da reação de alquilação.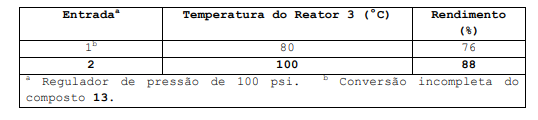
Tabela 3. Otimização da reação de alquilação.
[29] Etapa 4 - bromação do 1,2,4-triazol 2 (solução 0,2 M em diclorometano) com N-bromossuccinimida (0,3 M em diclorometano) em reator tubular de 10 mL, a 80 °C e 60 minutos de tempo de residência (rendimento de 81% para esta etapa) conforme demonstrado na Figura 4. Otimização mostrada na Tabela 4.
Tabela 4. Otimização da reação de bromação.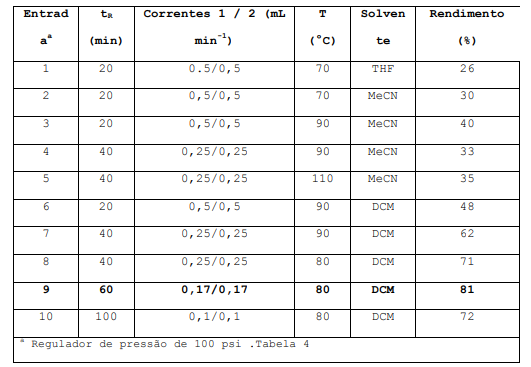
Tabela 4. Otimização da reação de bromação.
[30] Etapa 5 - hidrólise do éster 10 com solução aquosa de LiOH (0,75 M) a 60 °C por 5 minutos, seguida por acidificação, produzindo o composto leisurad (1) com 95% de rendimento (Figura 5).
[31] Essa abordagem permitiu a geração do fármaco lesinurad em 5 etapas, e 68% de rendimento global após 2 horas (Figura 5).
[32] A seguir são apresentados exemplos de aplicação da presente invenção, não limitando, entretanto, ao mesmo.
[33] Materiais de partida, reagentes e solventes foram obtidos a partir de fontes comerciais e usados como recebidos a menos que de outra forma especificado. Reações foram monitoradas por cromatografia em camada fina em sílica gel sob luz UV (254 nm). A cromatografia flash foi realizada usando sílica gel (230-400 mesh, Sigma Aldrich). Soluções orgânicas foram concentradas sob pressão reduzida em rotaevaporador Buchi ou Heidolph.
[34] A cromatografia em coluna foi mediada em um sistema de cromatografia flash Biotage Isolera usando colunas SNAP KP-Sil. Os espectros de RMN de 1H foram registrados em instrumentos Bruker Avance-400, Bruker Avance-500 ou Bruker Avance-600 e são registrados em relação ao solvente residual: CHCl3 (δ 7,26) ou DMSO (δ 2,50). Os espectros de RMN de 13C foram registrados nos mesmos instrumentos e são relatados relativamente para CHCl3 (δ 77,16) ou DMSO (δ 39,52). Os dados para RMN de 1H são relatados como: deslocamento químico (multiplicidade, acoplamento constante em Hz, integração). As multiplicidades são relatadas da seguinte maneira: s = singleto, d = dupleto, t = tripleto, tt = tripleto de tripletos, q = quarteto, quint = quinteto, sext = sexteto, dd = dupleto de dupletos, ddd = dupleto de dupletos de dupletos, m = multipleto, bs = sinal amplo. Os espectros de RMN foram processados usando o processador RMN MestReNova versão 12.0.4. Pontos de fusão foram determinados em um sistema de ponto de fusão de bancada da Mettler Toledo MP50 com uma taxa de aquecimento de 5°C min 1 e são não corrigidos. Espectrometria de massas de alta resolução em modo de ionização (HRMS, ESI+) foi realizado em um espectrômetro de massas BRUKER Impact II e os dados processado usando o software Bruker Compass Data Analysis 4.3 (Bruker Daltonics). Nomes IUPAC dos compostos foram gerados usando o ChemBioDraw Ultra 14.0. Tubos de PFA (diâmetro interno: 1.0 mm) foram utilizados para construção dos reatores e das conexões em todos os procedimentos descritos. Um módulo R2/R4 da Vapourtec e um reator Uniqsis FlowSyn foram utilizados para os experimentos de otimização e escalonamento.
[35] Procedimento de condensação (A) - Hidrazida 5 (0,2 mmol) foi solubilizada em 1 mL de MeCN/DMF (8:2) e a solução foi adicionada ao looping de injeção 1. O isotiocianato 11 (0,1 mmol) foi solubilizado em 1 mL de MeCN/DMF (8:2) e a solução foi adicionada ao looping de injeção 2. Os dois loopings foram injetados simultaneamente em correntes de MeCN/DMF mantidas a 0,17 mL min-1, e as correntes se encontraram em uma junção em T antes de passar pelo reator tubular de 10 mL a 100 °C. O sistema foi pressurizado por um regulador de pressão de 100 psi. A corrente na saída do reator foi coletada, e o solvente foi evaporado sob pressão reduzida. O resíduo foi dissolvido em 10 mL de água e extraído com EtOAc (3 x 10 mL). A fase orgânica foi extraída com água (3 x 10 mL) e Brine (1 x 10 mL), e o produto foi purificado por cromatografia flash (DCM/MeOH 2-5%) para obtenção da tiossemicarbazida.
[36] Procedimento de ciclização (B) - Hidrazida 5 (0,2 mmol) foi solubilizada em 1 mL de MeCN/DMF (8:2) e a solução foi adicionada ao looping de injeção 1. O isotiocianato 11 (0,1 mmol) foi solubilizado em 1 mL de MeCN/DMF (8:2) e a solução foi adicionada ao looping de injeção 2. Os dois loopings foram injetados simultaneamente em correntes de MeCN/DMF mantidas a 0,17 mL min-1, e as correntes se encontraram em uma junção em T antes de passar pelo reator tubular de 10 mL. A saída do primeiro reator foi conectada a uma corrente contendo NaOH 0,1 M (0,33 mL min-1) e a mistura foi bombeada para o segundo reator mantido a 80 °C. O sistema foi pressurizado por um regulador de pressão de 100 psi, e a corrente na saída do reator foi coletada e neutralizada com uma solução de HCl 1 M. A mistura foi extraída com EtOAc (3 x 10 mL), e fase orgânica foi lavada com água (3 x 10 mL) e Brine (1 x 10 mL). O produto foi purificado por cromatografia flash (DCM/MeOH 1-5%) para obtenção do tiol.
[37] Procedimento de alquilação (C) - Hidrazida 5 (0,2 mmol) foi solubilizada em 1 mL de MeCN/DMF (8:2) e a solução foi adicionada ao looping de injeção 1. O isotiocianato 11 (0,1 mmol) foi solubilizado em 1 mL de MeCN/DMF (8:2) e a solução foi adicionada ao looping de injeção 2. Os dois loopings foram injetados simultaneamente em correntes de MeCN/DMF mantidas a O, 17 mL min-1, e as correntes se encontraram em uma junção em T antes de passar pelo reator tubular de 10 mL. A saída do primeiro reator foi conectada a uma corrente contendo NaOH 0,1 M (0,33 mL min-1) e a mistura foi bombeada para o segundo reator mantido a 80 °C. A corrente resultante foi misturada a uma corrente contendo cloroacetato de etila (0,05 M em MeCN) mantida a 0,66 mL min -1 e a mistura seguiu para o terceiro reator (100 °C). A corrente resultante foi coletada e extraída com EtOAc (3 x 10 mL). A fase orgânica foi lavada com água (3 x 10 mL) e Brine (1 x 10 mL), e o produto foi purificado por cromatografia flash (hexano/EtOAc 10-60%) para obtenção do 1,2,4-triazol desejado.
[38] N-(4-ciclopropilnaftalen-1-il)-2- formilhidrazinacarbotioamida (12) - O composto 12 foi preparado de acordo com as procedimento A, e as condições otimizadas são descritas na Tabela 1 (entrada 3). Sólido branco (27 mg, 93%). P. f. = 157 - 159 °C. RMN de 1H (400 MHz, DMSO-d6): δ 10,17 (s, 1H), 9,82 (s, 1H), 9,67 (s, 1H), 8,41 (d, J = 7,5 Hz, 1H), 8,10 (s, 1H), 7,91 (dd, J = 8,4, 1,5 Hz, 1H), 7,59 (ddd, J = 8,4, 6,8, 1,5 Hz, 1H), 7,53 (ddd, J = 8,4, 6,8, 1,5 Hz, 1H), 7,25 (s, 2H), 2,41 (tt, J = 8,4, 5,4 Hz, 1H), 1,15 - 0,99 (m, 2H), 0, 85 - 0, 66 (m, 2H). RMN de 13C (101 MHz, DMSO-d6): δ 182,5, 161, 0, 137,9, 133,4, 130,5, 125, 9, 125, 7, 125, 6, 124,3, 124,2, 122,7, 122,6, 12,8, 6,7. HRMS (ESI+): m/z calculado para C15H16N3OS+ [M + H+] 286, 1009, encontrado 286, 0999.
[39] 4-(4-Ciclopropilnaftalen-1-il)-4H-1,2,4-triazol- 3-tiol (13) - O composto 13 foi preparado de acordo com o procedimento B, e as condições otimizadas são descritas na Tabela 2 acima mencionada (entrada 2). Sólido branco (24 mg, 91%). P.f. = 195 °C (decomp.). RMN de 1H (500 MHz, DMSO-d6): δ 14,03 (s, 1H), 8,67 (s, 1H), 8,54 (d, J = 8,4 Hz, 1H), 7,70 (t, J = 7,6 Hz, 1H), 7,62 (t, J = 7,6 Hz, 1H), 7,51 (d, J = 7,6 Hz, 1H), 7,40 (d, J = 7,6 Hz, 1H), 7,36 (d, J = 8,4 Hz, 1H), 2, 62 - 2,47 (m, 1H), 1,23 - 1, 07 (m, 2H), 0,91 - 0,66 (m, 2H). RMN de 13C (126 MHz, DMSO-d6): δ 167,9, 143,3, 141, 6, 133,4, 129, 1, 128,8, 127,2, 126, 8, 126, 4, 124,8, 122,9, 122, 6, 12,9, 7,1, 6,9. HRMS (ESI+): m/z calculado para C15H14N3S+ [M + H+] 268,0903, encontrado 268,0909.
[40] 2-((4-(4-ciclopropilnaftalen-1-il)-4H-1,2,4- triazol-3-il)tio)acetato de etila (2) - O composto 2 foi preparado de acordo com o procedimento C, e as condições otimizadas são descritas na Tabela 3 acima mencionada (entrada 2). Sólido branco (31 mg, 88%). P.f. = 83 - 84 °C. RMN de 1H (500 MHz, CDCl3): δ 8,56 (d, J = 8,4 Hz, 1H), 8,32 (s, 1H), 7,69 (ddd, J = 8,3, 6,9, 1,3 Hz, 1H), 7,60 (ddd, J = 8,2, 6,8, 1,2 Hz, 1H), 7,42 (d, J = 7,5 Hz, 1H), 7,40 - 7,31 (m, 2H), 4,21 (q, J = 7,2 Hz, 2H), 4,13 (d, J = 16,0 Hz, 1H), 4,08 (d, J = 16,0 Hz, 1H), 2,45 (tt, J = 8,7, 5,4 Hz, 1H), 1,28 (t, J = 7,1 Hz, 3H), 1,24 - 1,15 (m, 2H), 0, 96 - 0,76 (m, 2H). RMN de 13C (126 MHz, CDCl3): δ 168,2, 151, 6, 145, 9, 143, 1, 134,4, 129,4, 127,9, 127,6, 127,3, 125,4, 125,2, 123,2, 122,4, 62,2, 34,7, 14,2, 13,6, 7,1, 7,0. HRMS (ESI+): m/z calculado para C19H20N3O2S+ [M + H+] 354,1271, encontrado 354,1276.
[41] Experimento de escalonamento - Soluções de hidrazida 5 (733 mg, 12,2 mmol) em 61 mL de MeCN/DMF (8:2) e isotiocianato 11 (1,37 g, 6,1 mmol) em 61 mL de MeCN/DMF (8:2) foram misturadas em uma junção em T e bombeadas por um reator tubular a 100 °C. A saída do reator 1 foi conectada a uma solução aquosa de NaOH 0,1 M em uma segunda junção em T, e a mistura foi bombeada para o reator 2 mantido a 80 °C. A saída do reator 2 contendo o tiol 13 foi conectada a uma solução de cloroacetato de etila em MeCN (0,05 M), e a corrente resultante foi bombeada para o terceiro reator mantido a 100 °C. O sistema foi pressurizado por um regulador de pressão de 100 psi. Após aproximadamente dois tempos de residência, a saída do reator 3 foi coletada por 180 minutos, e após evaporação, o resíduo foi extraído com EtOAc (4 χ 300 mL). As frações orgânicas foram combinadas e extraídas com água (4 χ 400 mL) e Brine (1 χ 400 mL), e o produto bruto foi purificado por cromatografia flash (Hexanos/EtOAc 10-60%) para fornecer o composto 2.
[42] 2-((5-bromo-4-(4-ciclopropilnaftalen-1-il)-4H- 1,2,4-triazol-3-il)tio)acetato de etila (10). O composto 10 foi preparado de acordo com o procedimento descrito a seguir, e as condições otimizadas são descritas na Tabela 4 (entrada 9). Soluções do composto 2 (2 mmol) em 10 mL de DCM, e NBS (3 mmol) em 10 mL de DCM foram bombeadas a 0,08 mL min-1 e misturadas em uma junção em T. A corrente resultante foi bombeada para o reator 4 mantido a 80 °C, e em seguida foi coletada por 120 minutos. O solvente foi removido sob vácuo e o resíduo foi purificado por cromatografia flash (Hexanos/EtOAc 10-50%) para fornecer o composto 10. Óleo incolor (700 mg, 81%). RMN de 1H (400 MHz, CDCl3): δ 8,56 (dd, J = 8,4, 1,1 Hz, 1H), 7,74 - 7, 63 (m, 1H), 7, 64 - 7,54 (m, 1H), 7,38 (s, 2H), 7,26 (d, J = 8,4 Hz, 1H), 4,19 (q, J = 7,2 Hz, 2H), 4,07 (d, J = 16,2 Hz, 1H), 4,01 (d, J = 16,2 Hz, 1H), 2,45 (tt, J = 8,4, 5,5 Hz, 1H), 1,26 (t, J = 7,2 Hz, 3H), 1,23 - 1,14 (m, 2H), 0,97 - 0, 84 (m, 2H). RMN de 13C (101 MHz, CDCl3): δ 167,8, 153, 9, 143, 6, 134,3, 131,3, 129, 1, 127,9, 127,2, 126, 9, 126, 2, 125, 3, 123, 1, 122,1, 62,1, 34,2, 14, 1, 13,5, 7, 0, 6, 9. HRMS (ESI+): m/z calculado para C19H19BrN3O2S+ [M + H+] 432,0376, encontrado 432,0379.
[43] Ácido acético 2-((5-Bromo-4-(4- ciclopropilnaftalen-1-il)-4H-1,2,4-triazol-3-il)tio (1): O equipamento foi configurado de acordo com a Figura 1 (reator 5). Soluções do composto 10 (5 mmol) em 10 mL de EtOH, e LiOH (7,5 mmol) em 10 mL de água foram misturadas e bombeadas por um reator a 60 °C por 10 minutos. A corrente resultante foi coletada e o excesso de solvente removido sob vácuo. A solução foi acidificada com HCl 1M, e o precipitado foi filtrado, e em seguida purificado por recristalização em EtOAc. Sólido branco (1,92 g, 95%). P.f. = 67 - 70 °C. RMN 1H (400 MHz, CDCl3): δ 8,55 (d, J = 8,4 Hz, 1H), 7,67 (ddd, J = 8,4, 6,8, 1,2 Hz, 1H), 7,59 (ddd, J = 8,4, 6,8, 1,2 Hz, 1H), 7,38 (s, 2H), 7,22 (d, J = 8,4 Hz, 1H), 4,03 (d, J = 15,9 Hz, 1H), 3,97 (d, J = 15,9 Hz, 1H), 2,44 (tt, J = 8,5, 5,5 Hz, 1H), 1,33 - 1,13 (m, 2H), 0, 98 - 0,7 9 (m, 2H). RMN de 13C (101 MHz, CDCl3): δ 169,9, 155,2, 144, 1, 134,5, 131,9, 129, 0, 128,3, 127,5, 126, 5, 126, 4, 125, 5, 123,3, 122,0, 34,7, 13,6, 7,2, 7,1.
Claims (3)
- Processo de obtenção de lesinurad caracterizado por realizado em reatores de fluxo continuo e compreender as seguintes etapas:
- a) condensação do isotiocianato (11) a 0,1-0,5 M e hidrazida fórmica (5) a 0,2-1 M em acetonitrila (MeCN) e dimetilformamida (DMF) em uma razão 8:2 em reator tubular, a 100 °C com tempo de residência de 30 minutos, obtendo a tiosemicarbazida (12);
- b) ciclização do intermediário (12) na presença de uma solução de NaOH 0,1-1,0 M (2 eq.) no segundo reator tubular a 80 °C, com tempo de residência de 15 minutos para obtenção do tiol (13);
- c) alquilação do composto (13) com cloroacetato de etila (8) a 100 °C e 10 minutos de tempo de residência para gerar o composto 3-tio-1,2,4-triazol (2) e 88% de rendimento para as etapas 1, 2 e 3 integradas;
- d) bromação do 1,2,4-triazol 2 a 0,1-0,6 M em diclorometano com N-bromossuccinimida a 0,2-0,9 M em diclorometano em reator tubular, a 80 °C e 60 minutos de tempo de residência e rendimento de 81% e
- e) hidrólise do éster (10) com solução aquosa de LiOH a 0,75-2,0 M a 60 °C por 5 minutos, seguida por acidificação, obtendo o composto Leisurad (1) com 95% de rendimento.
- Processo, de acordo com a reivindicação 1, caracterizado por apresentar 68% de rendimento global após 2 horas de tempo de residência.
- Processo, de acordo com a reivindicação 1, caracterizado por apresentar obtenção de com núcleo 3-tio- 1,2,4-triazol após 55 minutos e 88% de rendimento.
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| BR102020009066A BR102020009066A8 (pt) | 2020-05-07 | 2020-05-07 | Processo de obtenção de lesinurad |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| BR102020009066A BR102020009066A8 (pt) | 2020-05-07 | 2020-05-07 | Processo de obtenção de lesinurad |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| BR102020009066A2 true BR102020009066A2 (pt) | 2021-11-16 |
| BR102020009066A8 BR102020009066A8 (pt) | 2021-11-30 |
Family
ID=90738888
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BR102020009066A BR102020009066A8 (pt) | 2020-05-07 | 2020-05-07 | Processo de obtenção de lesinurad |
Country Status (1)
| Country | Link |
|---|---|
| BR (1) | BR102020009066A8 (pt) |
-
2020
- 2020-05-07 BR BR102020009066A patent/BR102020009066A8/pt unknown
Also Published As
| Publication number | Publication date |
|---|---|
| BR102020009066A8 (pt) | 2021-11-30 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| IL25677A (en) | History of imidazole and process for their production | |
| Tortoioli et al. | Development of an efficient and sustainable synthesis of 2-(3-methyl-1 H-1, 2, 4-triazol-1-yl) acetic acid under continuous-flow conditions | |
| Bogdan et al. | A high-throughput synthesis of 1, 2, 4-oxadiazole and 1, 2, 4-triazole libraries in a continuous flow reactor | |
| CN104892581A (zh) | 具有杀菌活性的2-甲基-4-氨基-5-(取代-1,2,3-三唑基)甲基嘧啶衍生物、其制备方法及应用 | |
| JPH04503520A (ja) | トリアゾリノン類の製造法 | |
| CN116655557B (zh) | 苯并噻唑类化合物、其制备方法及应用 | |
| JPH08291133A (ja) | 芳香族またはヘテロ芳香族スルホニルハライド類の製造方法 | |
| BR112017017066B1 (pt) | Processo para preparação para praziquantel, seus intermediários e seus processos de preparação | |
| Benzekri et al. | Investigation of catalytic performance of Bis [hydrazinium (1+)] hexafluoridosilicate:(N2H5) 2SiF6 in synthesis of 2, 4, 5-triaryl-1H-imidazoles and 2, 3-dihydroquinazolin-4 (1H)-ones under Green conditions | |
| BR112020014593A2 (pt) | Processo para a síntese de sulfentrazona e processo para a preparação de uma sulfonamida de fórmula ii | |
| CN110903264B (zh) | 一种制备二氮嗪的方法 | |
| FR2534256A1 (pt) | ||
| Bui et al. | Solvent-free strategy for facile synthesis and cytotoxicity evaluation of benzimidazole derivatives | |
| BR112019009770A2 (pt) | 4-((6-(2-(2,4-difluorofenil)-1,1-difluoro-2-hidróxi-3-(-5-mercapto-1h-1,2,4-triazol-1-il)propil)piridin-3-il)óxi)benzonitrila e processos de preparação | |
| US4207317A (en) | 1-Aryl-4-carbamoyl-pyrazolin-5-ones | |
| JPS61249968A (ja) | 5−ヒドラジノ−1h−ピラゾ−ル系化合物 | |
| Xiao et al. | Practical Synthesis of Dotinurad and Related Compounds | |
| CN105254586B (zh) | 含硫杂环查尔酮衍生物及其制备方法和应用 | |
| CN116120190B (zh) | 一种制备邻硝基苯胺类化合物的方法、邻硝基苯胺类化合物的应用 | |
| Yu et al. | Fluorination of sulfonyl hydrazides with fluorine gas for the synthesis of sulfonyl fluorides | |
| JPS6119633B2 (pt) | ||
| CN116514717B (zh) | 用于制备4-氟-1h-吡唑或其盐的高效方法 | |
| CN103664716B (zh) | 1-(1-芳砜基)苄基愈创兰烃薁类化合物及其制备方法 | |
| SU978724A3 (ru) | Способ получени 1-(2,6-диметилфенокси)-2-азидопропана | |
| WO1998029395A1 (en) | Process for producing imidazole derivatives |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| B03A | Publication of a patent application or of a certificate of addition of invention [chapter 3.1 patent gazette] | ||
| B03H | Publication of an application: rectification [chapter 3.8 patent gazette] |
Free format text: REFERENTE AO CODIGO 3.1 PUBLICADO NA RPI2654 DE 16/11/2021 RELATIVO AO CAMPO INID (72) INVENTOR. CONSIDEREM-SE OS DADOS ATUAIS. |