CAMPO DA INVENÇÃO
A presente invenção refere-se a peptídeos antimicrobianos. A presente invenção também se refere a composições farmacêuticas compreendendo os peptídeos antimicrobianos e o uso dos peptídeos no tratamento de, INTER ALIA, infecções microbianas.
Uma família principal de peptídeos antimicrobianos endógenos, as beta-defensinas, é secretada pelas células epiteliais que cobrem os tratos digestivo, respiratório e urogenital de mamíferos superiores. Elas são também produzidas por queratinócitos dentro da pele. Seu papel primário é fornecer um primeiro revestimento essencial de defesa contra infecção através destas vias por organismos patogênicos.
As defensinas são uma das principais classes estudadas de peptídeos antimicrobianos. Esta classe consiste de moléculas ricas em cisteína com três pontes de dissulfeto. Elas são encontradas em plantas, insetos e em vários mamíferos. Em humanos, duas classes de defensina são verificadas que diferem uma da outra em termos de espaçamento e ligação entre os seis resíduos de cisteína. A primeira classe é a de alfa-defensinas (tipo seis), que foram isoladas de neutrófilos (HNP1-4, peptídeos neutrólfilo humano) e nas células de Paneth do trato gastrintestinal (alfa-defensinas 5 e 6). A segunda classe, as beta-defensinas, são mais longas, mais básicas, e são expressadas em toda a mucosa dentro das células epiteliais e queratinócitos que cobrem e/ou compreendem e/ou estão presentes nos tratos digestivo, respiratório e urogenital e na pele. hBD1 (beta-defensina 1) é secretada constitutivamente e beta-defensinas 2, 3 e 4 (hBD2, hBD3 e hBD4) são produzidas em resposta à infecção ou inflamação A expressão e a secreção de hBD2 são acionadas por estimulação bacteriana, particularmente de bactérias flageladas (Harder e* a1 Nature 1997; 387:861) and 1L1 [alpha] and IL1 [beta] (Interleukin 1) (Liu et al, J Invest Dermatol 2002; 118; 275-281). Em alguns sítios de tecidos, o fator alia de iNcuiose Tumoral (INF-alfa) e lipopolissacarideo (LPS) também podem exercer um papel de indução da expressão de hBD2. Os experimentos in vitro têm revelado que hBD2 é ativo contra bactérias Gram negativas, tais como Escherichia coli (E. coli) e, em uma menor extensão, bactérias Gram positivas, tais como Streptocomus pneumoniae (Str. pneumoniae). hBD2 também demonstra a atividade de matança in vitro contra a levedura Candida albicans. A expressão e a secreção de hBD3 são induzidas por estimulação bacteriana, TNF-alfa e, especialmente, Interferona gama (IFNy), que também têm a propriedade apropriada de serem moléculas envolvidas em processos inflamatórios.
Em adição à proteção antimicrobiana inata de espectro amplo potente, constitutiva e regulada, as beta-defensinas que fornecem estas moléculas, hBD2 em particular, também têm a capacidade de mobilizar o braço adaptativo da resposta imune através de efeitos quimiostáticos em células dendríticas imaturas e linfócitos T de memória (Yang et al, Science 1999; 286: 525-528).
De forma importante, evidência está vindo para esclarecer que as beta-defensinas não somente fornecem defesa contra infecção contra micróbios patogênicos, mas são a chave na regulação e na manutenção da densidade ótima e diversidade dos ecossistemas microbianos comensais essenciais para o corpo, tais como aqueles da pele, e dentro dos tratos gastrintestinal e genital (Ganz, T, Nat Rev Immunol. 2003 3(9): 710-20).
O modo de ação de beta-defensinas é tal que elas são amplamente não-tóxicas para hospedar células em concentrações ativas. As beta-defensinas têm portanto, sido implicadas como alvos potenciais para terapêuticos para uma ampla faixa de intecções. Contudo, formas naturais de defensinas estão tecnicamente sendo produzidas em sistemas recombinantes msultando em baixos rendimentos. Alem disso, evidência está crescendo para sugerir que através de suas ações quimiostáticas, as beta-defensinas são ^omposlcs inHanidíónus poiemes fíang et al, Science 1999; 286: 525-528; Van Wetering et al. Inflaram Res. 2002; 51(1): 8-15; Niyonsaba et al. Curr Drug Targets Inflaram Allergy 2003; 2(3): 224-231). Tomados juntos, estes fatores fazem defensinas naturais inadequadas para aplicações terapêuticas.
As beta-defensinas são também altamente sensíveis a sal (Porter et al., Infect. Immun. 1997; 65(6): 2396-401; Bals et al. J Clin Invest. 1998; 102(5): 874-80; Valore et al., J Clin Invest 1998; 1.01(8): 1633-42; Goldmann et al., Cell 1997; 88(4): 553-609; Singh et al., Proc Natl Acad Sei USA 95(25): 14961-6). Por esta razão, as beta-defensinas não podem fornecer proteção antimicrobiana em condições tais como fibrose cística, em que, embora o epitélio respiratório produza beta-defensinas abundantes em resposta às infecções bacterianas persistentes associadas com esta condição, elas são inativas devido ao desequilíbrio no transporte de íons através das membranas epiteliais respiratórias, que resulta em ressorção de cátions aumentada (Na+ em particular) e secreção de cloreto aumentada (Donaldson SH and Boucher RC. Curr. Opin. Pulm. Med. 2003 Nov;9(6):486-91; Davies JC. Pediatr Pulmonol Suppl. 2004;26:147-8.) Precisa-se, portanto, de outros agentes que podem ser usados para tratar infecções microbianas.
Os presentes inventores identificaram peptídeos que, surpreendentemente, têm atividade antimicrobiana melhorada em relação às defensinas naturais.
De acordo com um primeiro aspecto da presente invenção, é fornecido um peptídeo compreendendo de 3 a cerca de 200 D e/ou L aminoácidos, que podem ser iguais ou diferentes, em que os aminoácidos são selecionados dv giupo que consiste de aminoácidos hidrofóbicos e/ou aminoácidos catiônicos. O peptídeo pode compreender de 3 a cerca de 100 aminoácidos D e/ou L, por exemplo, de 3 a 50 aminoácidos D e/ou L, incluindo de 4 a cerca de 50 aminoácidos D e/ou L.
GÒ pcpudeos da presente invenção são úteis, inter alia, no tratamento ou na prevenção de infecções antimicrobianas.
Em outro aspecto da presente invenção, é fornecido um peptídeo compreendendo aminoácidos de acordo com a fórmula I: ((X)i(Y)m)n (I) em que 1 e m são números inteiros de 0 a 10, por exemplo, de 0 a 5; n é um número inteiro de 1 a 10; X e Y, que podem ser iguais ou diferentes, são um aminoácido selecionado do grupo que consiste de aminoácidos hidrofóbicos e/ou aminoácidos catiônicos.
Em um aspecto preferido da presente invenção, o peptídeo compreende de 3 a 200 aminoácidos, por exemplo, 3, 4, 5, 6 ou 7 até 100 aminoácidos, incluindo 3, 4, 5, 6 ou 7 até 20, 25, 30, 35, 40 ou 42 aminoácidos.
O peptídeo de acordo com a presente invenção pode compreender de 100 a 200 aminoácidos, de 27 a 100 aminoácidos, de 28 a 86 aminoácidos, de 7 a 27 aminoácidos ou de 3 a 14 aminoácidos. Preferivelmente, os peptídeos compreendem de 3 a 15 aminoácidos, por exemplo, de 3 a 7 aminoácidos.
Em um outro aspecto preferido, os peptídeos também compreendem um ou mais resíduos de cisteína, por exemplo, até 6 resíduos de cisteína, tais como 1, 2, 3, 4, 5 ou 6 resíduos de cisteína.
Em um aspecto preferido da presente invenção, é fornecido um peptídeo compreendendo aminoácidos de acordo com a Fórmula II: CαXMY^n C((X)[(Y)m)n (II) em que C é cisteína, 1, n e m são um número inteiro de 0 a 10; e X e Y, que podem ser iguais ou diferentes, são um aminoácido selecionado do grupo que consiste de aminoácidos hidrofóbicos e/ou aminoaeiHoc canónicos
Em um outro aspecto preferido da presente invenção, o peptideo compreende aminoácidos de acordo com a Fórmula III: C((X) t(Y)m)n C((X) ,(Y)m)n C((X) ,(Y)m)n C((X) t(Y)m)n C (III) em que C, X, Y, 1, men são como definidos acima.
Em ainda outro aspecto preferido da presente invenção, o peptídeo compreende aminoácidos de acordo com a Formula IV C((X) i(Y)m)n C((X) I(Y)m)n C((X) 1(Y)m)n C((X) 5(Y)m)n CC (IV) em que C, X, Y, 1, m e n são como definidos acima.
Como os peptídeos da presente invenção são mais simples em estrutura do que as beta-defensinas naturais, eles são simples e eficientes de serem produzidos. Os peptídeos são também substancialmente insensíveis a sal e não são hepatotóxicos. Além disso, seu modo de ação, sendo físico ao invés de metabólico (i.e., rompimento direto de membrana versus alvejamento de componentes de vias metabólicas vitais), minimiza, se não acaba com, a probabilidade de que os micróbios alvo possam desenvolver resistência a estes agentes antimicrobianos.
Como conhecido por alguém versado na técnica, os aminoácidos podem ser colocados em diferentes classes, dependendo principalmente das propriedades química e física da cadeia lateral do aminoácido. Por exemplo, alguns aminoácidos são geralmente considerados como sendo aminoácidos hidrofílicos ou polares e outros são considerados como sendo hidrofílicos ou não-polares. Como usado aqui, os termos ’’hidrofóbico" e "catiônico" podem se referir a aminoácidos tendo uma hidroficidade que é maior que ou igual a -1,10 e/ou uma carga líquida que é maior que ou igual a 0, como descrito em Faüchere and Pliska Eur. J. Med. Chem. 10:39 (1983). Um aminoácido hidrofilico ou não-polar pode também se retenr a um aminoácido tendo uma cadeia lateral que é inalterada cm pll fisiológico, que não é polar e que é geralmente repelido por solução aquosa.
Em um aspecto pretendo da presente invenção, X e/ou Y são selecionados do grupo de aminoácidos hidrofóbicos consistindo de glicina, leucina, fenilalanina, prolina, alanma, triptofano, valina, isoleucina, metionina, tirosina e treonina, e/ou o grupo de aminoácidos catiônicos consistindo de omitina, histidina, arginina e lisina. X e/ou Y podem ser aminoácidos D ou L. Além disso, X e/ou Y podem ser aminoácido alternativos.
A presente invenção também inclui isômeros conhecidos (estruturais, estereo-, conformacionais e configuracionais) e análogos estruturais dos aminoácidos acima, e aqueles modificados naturalmente (e.g., modificação pós-translacional) ou quimicamente, incluindo, mas não exclusivamente, fosforilação, glicosilação, sulfonilação e/ou hidroxilação.
Em geral, os peptídeos da presente invenção não incluem os aminoácidos ácido aspártico, ácido glutâmico, aspargina, glutamina ou serina, mas certos peptídeos da presente invenção podem ter atividade ainda se estes aminoácidos estiverem presentes.
Os peptídeos da presente invenção podem incluir um ou mais resíduos de aminoácidos adicionais para um ou ambos os resíduos de cisteina terminais da fórmula II, III ou IV, por exemplo, os peptídeos podem compreender até 10 (por exemplo, 1, 2, 3, 4, 5, 6, 7, 8, 9, ou 10) resíduos de aminoácido adicionais. Preferivelmente, os aminoácidos adicionais são resíduos não-cisteína. Mais preferivelmente, os aminoácidos adicionais são X e/ou Y.
Em adição, a sequência de aminoácidos de um peptídeo pode ser modificada de forma a resultar em uma variante de peptídeos que inclui a substituição de pelo menos um resíduo de aminoácido no peptídeo para outro resíduo de aminoácido, incluindo substituições que utilizam a forma D ao invés dc L.
Um ou mais dos resíduos do peptídeo podem ser trocados por outro para alterar, aumentar ou conservar a atividade biológica do peptídeo. Tal variante pode ter, por exemplo, pelo menos cerca de 10% da atividade biológica do peptídeo não-variante correspondente. Os aminoácidos conservatives são freqüentemente utilizados, i.e., substituições dos aminoácidos com propriedades físicas e químicas como descritas acima.
Então, por exemplo, as substituições de aminoácidos conservativos podem envolver a troca de lisina por arginina, omitina ou histidina; a troca de um aminoácido hidrofóbico por outro. Após as substituições serem introduzidas, as variantes são tríadas quanto à atividade biológica.
O peptídeo pode compreender pelo menos 4 aminoácidos, por exemplo, entre 4 e 50 aminoácidos, ou 4 e 50 aminoácidos, tais como entre 20 e 45 aminoácidos, tais como 20, 25, 30, 35, 40, 42 ou 45 aminoácidos.
Em um aspecto preferido da presente invenção, X e Y são iguais e são leucina ou glicina. Em um outro aspecto da presente invenção, X é leucina e Y é glicina.
Em um outro aspecto preferido, X e Y são iguais e são lisina e arginina. Assim, a presente invenção fornece peptídeos selecionados de poli- L-lisina, poli-D-lisina, poli-Larginina e poli-D-arginina. Em um outro aspecto, X é lisina e Y é arginina.
No peptídeo da presente invenção, 1 e m podem ser 0, 1, 2, 3, 4, 5, 6, 7, 8, 9 ou 10 e n pode ser 1, 2, 3, 4, 5, 6, 7, 8, 9 ou 10.
No peptídeo da presente invenção, 1 pode ser 1, n pode sr 1, e m pode ser entre 4 e 9, por exemplo, m pode ser 3, 4, 5, 6, 7, 8 ou 9. No peptídeo da presente invenção, 1, n e/ou m podem ser entre 1 e 5, por exemplo, 1,2, 3, 4 ou 5. Preferivelmente, o peptídeo é acíclico. O peptídeu pode ser de cadeia reta, i.e., linear ou ramificada.
O termo ’’peptídeo", como usado aqui, significa, em termos gerais, uma pluralidade de resíduos de aminoácido unidos por ligações de peptídeos. Ele é usado intercambiavelmente e significa o mesmo que polipetídeo e proteína.
Em uma forma de realização da presente invenção, o peptídeo compreende uma seqüência de aminoácidos selecionada do grupo que consiste de: CGGGGGGCGGGGCGGGGGGGGGCGGGGGGCC (i) CLLLLLLCLLLLCLLLLLLLLLCLLLLLLCC (ii) CLGLGLGCGLGLCLGLGLGLGLCGLGLGLCC (iii) CRKRKRRCRKRKCKRKRKRKRKCRKRKRKCC (iv) KKK (v) KKKKKKK (vi) RRR (vii) RRRRRRR (viii)
Em um outro aspecto da presente invenção, o peptídeo compreende pelo menos uma das seqüências de aminoácidos (i) a (viii) e resíduos de aminoácidos adicionais adjacentes a um ou ambos os resíduos de cisteína terminais. Assim, em uma outra forma de realização da presente invenção, é fornecido um peptídeo que compreende uma seqüência de aminoácidos selecionada dentre as seqüências de aminoácidos mostradas na Figura 1.
Os peptídeos de acordo com a presente invenção geralmente são peptídeos sintéticos. Os peptídeos podem ser isolados, peptídeos purificados ou variantes destes, que podem ser sintetizados in vitro, por exemplo, por um método sintético de peptídeo de fase única, por síntese de peptídeo catalisada por enzima ou com o auxílio de tecnologia de DNA recombinante.
Para identificar os peptídeos ativos que têm pouca ou nenhuma toxicidade mdesejada para células de mamíferos, peptídeos individuais, ou coleções de peptídeos, pode ser feita e os peptídeos individuais ou peptídeos nestas coleções podem ser triados quanto à atividade antimicrobiana e toxicidade, incluindo, mas não limitados a, toxicidade e atividade antifúngica, antibacteriana, antiviral, antiprotozoal, anti-parasítica.
Os peptídeos da presente invenção podem existir em formas diferentes, tais como ácidos livres, bases livres, ésteres e outras pró-drogas, sais e tautômeros, por exemplo, e a presente invenção inclui todas as formas variantes dos compostos. Assim, a presente invenção engloba o sal ou pró-droga de um peptídeo ou variante de peptídeo da presente invenção.
Os peptídeos da presente invenção podem ser administrados na forma de sais farmaceuticamente aceitáveis. Os sais farmaceuticamente aceitáveis da presente invenção podem ser sintetizados a partir de um peptídeo originário que contém uma parte básica ou ácida por métodos químicos convencionais. Geralmente, tais sais podem ser preparados pela reação das formas de ácido e base livre destes peptídeos com uma quantidade estequiométrica da base ou ácido apropnada(o) em água ou em um solvente orgânico, ou em uma mistura dos dois; geralmente, meios não-aquosos, tais como éter, acetato de etila, etanol, isopropanol, ou acetonitnla são preferidos. Listas de sais adequados são encontradas em Remington’s Pharmaceutical Sciences, 17a. ed., Mack Publishing Company, Easton, Pa., US, 1985, p. 1418, cuja descrição é incorporada aqui como referência; ver também Stahl et al, Eds, "Handbook of Pharmaceutical Salts Properties Selection and Use", Verlag Helvetica Chimica Acta and Wiley-VCH, 2002.
A presente invenção, assim, inclui sais farmaceuticamente aceitáveis dos peptídeos descritos, em que o composto originário é modificado pela fabricação de sais de ácido ou base destes, por exemplo, os sais não-tóxicos convencionais ou os sais de amônio quaternário que são formados, e.g., a partir de ácidos ou bases inorgânicos ou orgânicos. Exemplos de tais sais de adição de ácido incluem acetato, adipato, alginato, aspartato, benzoato, benzenesulfonato, bisulfato, butirato, citrato, camforato, camforsulfonato, ciclopentanopropionato, digluconato, dodecilsulfato, etanosulfonato, fumarato, glucoheptanoato, glicerofosphato, hemisulfato, heptanoato, hexanoato, hidrocloreto, hidrobrometo, hidroiodeto, 2- hidroxietanosulfonato, lactato, maleato, malonato, metanosulfonato, 2- naphtalenesulfonato, nicotinato, oxalato, palmoato, pectinato, persulfato, 3- fenilpropionato, picrato, pivalato, propionato, succinato, tartrato, tiocianato, tosilato, e undecanoato. Os sais de base incluem sais de amônio, sais de metal alcalino, tais como sais de sódio e potássio, sais de metal alcalino terroso, tais como sais de cálcio e magnésio, sais como bases orgânicas, tais como sais de dicicloexilamina, N-metil-D-glutamina, e sais com aminoácidos, tais como arginina, lisina, e outras. Também, os grupos contendo nitrogênio básicos podem ser quatemizados com tais agentes como haletos de alquil inferiores, tais como cloreto brometos e iodetos de metil, etil, propil, e butil,; sulfatos de dialquil, tais como sulfatos de dimetil, dietil, dibutil; e diamil, haletos de cadeia longa, tais como cloretos, brometos e iodetos de decil, lauril, miristil e estearil, haletos de aralquil, tais como brometos de benzil e fenetil e outros.
Sais de grupos carboxila de um peptídeo ou variante de peptídeo da presente invenção podem ser preparados na maneira usual contatando-se o peptídeo com um ou mais equivalentes de uma base desejada, tal como, por exemplo, uma base de hidróxido metálico, e.g., hidróxido de sódio; um carbonato ou bicarbonato de metal, tal como, por exemplo, carbonato ou bicarbonato de sódio; ou uma base de amina, tal como, por exemplo, trietilamina, trietanolamina e semelhantes.
Os derivados de N-acila de um grupo amino do peptídeo ou vanantes de peptídeo da presente invenção podem ser preparados pela utilização de um aminoácido protegido por N-acila para a condensação final, ou por acilação de um aminoácido protegido ou desprotegido. Os derivados de O-acil podem ser preparados, por exemplo, pela acilação de um peptídeo de hidróxido livre ou resma de peptídeo. Acilação pode ser realizada usando reagentes de acilação padrão, tais como haletos, anidridos, imidazóis de acila, e semelhantes.
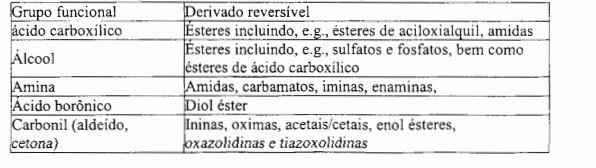
A presente invenção inclui pró-drogas para as espécies farmacêuticas dos peptídeos descritos, por exemplo, em que um ou mais grupos funcionais são protegidos ou derivados, mas podem ser convertidos in vivo no grupo funcional, como no caso de ésteres de ácidos carboxílicos conversíveis in vivo no ácido livre, ou no caso de aminas protegidas, ao grupo amino livre. O termo "pró-droga", como usado aqui, representa, em particular, estruturas que são rapidamente transformadas in vivo na estrutura originária, por exemplo, por hidrólise no sangue. Uma discussão completa é fornecida em T. Higuchi and V. Stella, Pro-drugs as Novel Delivery Systems, Vol. 14 of te A.C.S. Symposium Series, Edward B. Roche, ed., Bioreversible Carriers in Drug Design, American Pharmaceutical Association and Pergamon Press, 1987; H Bundgaard, ed, Design of Prodrugs, Elsevier, 1985; and Judkins, et al. Syntetic Communications, 26(23), 4351-4367 (1996), cada uma das quais é incorporada aqui como referência.
Portanto, as pró-drogas incluem drogas tendo um grupo funcional que foi transformado em um derivado reversível deste. Tipicamente, tais pró-drogas são transformadas na droga ativa por hidrólise. Como exemplos podem ser mencionados os seguintes:
Pró-drogas também incluem compostos conversíveis na droga ativa por uma reação de oxidação ou redução. Como exemplos podem sei mencionados: Ativação Oxidativa N- e O- desalquilação Desaminação oxidativa N-oxidação Epoxidação Ativação Redutiva redução de azo redução de sulfóxido redução de dissulfeto alquilação biorredutiva redução de nitro
Também devem ser mencionadas como ativações metabólicas de pró-drogas a ativação de nucleotídeos, a ativação de fosforilação e a ativação de descarboxilação.
O uso de grupos de proteção é completamente descrito em 'Protective Groups in Organic Chemistry', edited by J W F McOmie, Plenum Press (1973), and ’Protective Groups in Organic Syntesis', 2a. edição, T W Greene & PGM Wutz, W’iley-lnterscience (1991).
Assim, será apreciado por aqueles versados na técnica, embora derivados protegidos dos peptídeos descritos possam não possuir atividade farmacológica como tal, eles podem ser administrados, por exemplo, parenteralmente ou oralmente, e depois metabolizados no corpo para formar compostos que são farmacologicamente ativos. Tais derivados são, portanto, exemplos de "pró-drogas". Todas as pró-drogas dos compostos descritos são incluídas dentro do escopo da presente invenção.
Um outro aspecto da presente invenção fornece uma composição farmacêutica que compreende uma quantidade farmaceuticamente eficaz de pelo menos um dos peptídeos da presente invenção, ou dois ou mais peptídeos diferentes da presente invenção.
Estes peptídeos também incluem um carreador, excipiente ou diluente farmaceuticamente aceitável. A expressão "farmaceuticamente aceitável" é empregada aqui para se referir àqueles compostos, materiais, composições e/ou formas de dosagem que estão dentro do escopo de julgamento médico sonoro, adequado para uso em contato com os tecidos de seres humanos ou, conforme o caso, podem ser um animal sem toxicidade excessiva, irritação, resposta alérgica, ou outro problema ou complicação, mensurar com uma relação de beneficio/risco razoável.
Os peptídeos da presente invenção são úteis, inter alia, como peptídeos antimicrobianos, por exemplo, contra bactérias, fungos, levedura, parasitas, protozoários e vírus. O termo, "peptídeo antimicrobiano" pode ser usado aqui para definir qualquer peptídeo que tenha atividade microbicida e/ou microbistática e engloba, não exclusivamente, qualquer peptídeo descrito como tendo propriedades antibacterianas, antifúngicas, anto-micótica, anti- parasítica, anti-protozoal, anti-viral, anti-infecção e/ou germicida, algicida, amebicida, microbicida, bactericida, fungicida parasiticidal, protozoacidal, protozoicidal.
Assim, a presente invenção também fornece um peptídeo de acordo com a presente invenção para uso como um medicamento. Os peptídeos da presente invenção podem ter aplicação como agentes antimicrobianos in vivo e ex vivo.
Em um aspecto preferido, a presente invenção fornece o uso de um peptídeo de acordo com a presente invenção na fabricação de um medicamento para tratar uma infecção microbiana.
Por "infecção microbiana" entende-se uma infecção causada por um patógeno bacteriano, parasítico, de protozoário, virai ou fúngico. Um "patógeno" é geralmente definido como qualquer organismo que cause doença.
Um patógeno bacteriano pode ser derivado de uma espécie bacteriana selecionada do grupo que consiste de: Staphilucoccus spp., e.g. Staphilococcus aureus, Staphilococcus epidermidis; Enterococcus spp., e.g. Enterococcus faecalis; Streptococcus pyogenes; Listeria spp.; Pseudomonas spp.; Mycobacterium spp., e.g. Mycobacterium tuberculosis; Enterobacter spp.; Campilobacter spp.; Salmonella spp.; Streptococcus spp., e.g. Streptococcus Grupo A ou B, Streptoccocus pneumoniae; Helicobacter spp., e.g. Helicobacter pilori; Neisseria spp., e.g. Neisseria gonorrhea, Neisseria meningitidis; Borrelia burgdorferi; Shigella spp., e.g. Shigella flexneri; Escherichia coli; Haemophilus spp., e.g. Haemophilus influenzae; Chlamydia spp., e.g. Chlamydia trachomatis, Chlamydia pneumoniae, Chlamydia psittaci; Francisella tularensis; Bacillus spp., e.g. Bacillus antracis; Clostridia spp., e.g. Clostridium botulinum; Yersinia spp., e.g. Yersinia pestis; Treponema spp.; Burkholderia spp.; e.g. Burkholderia mallei and B pseudomallei.
Um patógeno viral pode ser derivado de um vírus selecionado do grupo que consiste de: Vírus de Imunodeficiância Humana (HIV 1 & 2); Virus de Leucemia de Célula T Humana (HTLV 1 & 2); Virus Ebola; Virus papilloma humano (e.g. HPV-2, HPV-5, HPV-8 HPV-16, HPV-18, HPV-31, HPV-33, HPV-52, HPV-54 e HPV-56); papovavirus; rinovirus; poliovirus; virus de herpes; adenovirus; virus Epstein Barr; virus influenza, virus da hepatite B e C, virus da Variola, rotavirus ou coronavirus SARS.
Um patógeno parasítico pode ser derivado de um patógeno parasitico selecionado do grupo que consiste de Trypanosoma spp. (Trypanosoma cruzi, Trypansosoma brucei), Leishmania spp., Giardia spp., Trichomonas spp., Entamoeba spp., Naegleria spp., Acantamoeba spp., Schistosoma spp., Plasmodium spp., Crytosporidium spp., Isospora spp., Balantidium spp.. Loa Loa, Ascaris lumbricoides, Dirofdaria immitis, toxoplasma ssp., e.g Toxoplasma gondii.
Um fungo patógeno pode ser derivado de um patógeno fúngico que é do gênero Candida spp., (e.g. Calbicans), Epidermophiton spp., Exophiala spp., Microsporum spp., Trichophiton spp., (e.g T rubrum and T interdigitale), Tinaa spp., Aspergillus spp., Blastomyces spp.,
Blastoschizomyces spp., Coccidioides spp., Cryptococcus spp., Histoplasma spp., Paracoccidiomyces spp., Sporotrix spp., Absidia spp., Cladophialofora spp., Fonsecaea spp., Phiálofora spp., Lacazia spp., Artrographis spp., Acremonium spp., Actinomadura spp., Apophisomyces spp., Emmonsia spp., Basidiobolus spp., Beauveria spp., Chrysosporium spp., Conidiobolus spp., Cunninghamella spp., Fusarium spp., Geotrichum spp., 10 Graphium spp., Leptosphaeria spp., Malassezia spp., Mucor spp., Neotestudina spp., Nocardia spp., Nocardiopsis spp., Paecilomyces spp., Forna spp., Piedraia spp., Pneumocistis spp., Pseudallescheria spp., Pyrenochaeta spp., Rhizomucor spp., RNzopus spp., Rhodotorula spp., Saccharomyces spp., Scedosporium spp., Scopulariopsis spp., Sporobolomyces spp., Syncephalastrum spp., Trichoderma spp., Trichosporon spp., Ulocladium spp., Ustilago spp., Verticillum spp., Wangiella spp..
As infecções microbianas tratáveis pelos peptídeos da presente invenção podem ser selecionadas a partir de qualquer um dos patógenos bacterianos, fúngicos, parasíticos, virais envelopados humanos mostrados na Tabela 1.
Assim, a presente invenção fornece o uso de um peptídeo de acordo com a presente invenção na fabricação de um medicamento para tratar uma infecção microbiana em que esta é uma infecção fúngica tópica, subcutânea, cutânea ou mucosal.
As infecções fúngicas podem ser classificadas como sistêmicas, significando que a infecção é profunda e afeta os órgãos internos ou transportada no sangue ou tópica (dermatófica), significando que a mtècção é superficial e ocorre na pele. Adicionalmente, as infecções de levedura podem afetar as membranas mucosas do corpo. As infeccões nor levedura podem também ser sistêmicas (e.g., candidaemia e outras condições freqüentemente fatais). As infecções fúngicas na pele são usualmente tratadas com cremes ou ungüentos (drogas antifúngicas tópicas). Contudo, as infecções sistêmicas, as infecções sistêmicas, as infecções por levedura ou infecções tópicas que não melhoram após o tratamento com cremes ou ungüentos podem ser tratadas com drogas antifúngicas sistêmicas (oral ou IV). Estas drogas são usadas, por exemplo, para tratar infecções fúngicas comuns, tais como tinha (Tinha), que ocorre na pele ou condidíase (uma infecção por levedura, também conhecida como afta), que pode ocorrem na garganta, na vagina, ou em outras partes do corpo. As drogas antifúngicas sistêmicas são também usadas para tratar outras infecções fúngicas profundas, tais como histoplasmose, blastomicose, e aspergilose, que podem afetar os pulmões e outros órgãos. Elas são, às vezes, usadas para evitar ou tratar infecções fúngicas em pessoas cujos sistemas imunes são enfraquecidos, tais como pacientes que sofreram transplante de órgãos ou medula óssea e pessoas com AIDS.
As infecções fúngicas tópicas ou dermatofiticas, embora não tipicamente causadoras de morte ou doença séria, são prevalentes e são economicamente importantes porque elas podem ser caras de se tratar. As infecções fúngicas tópicas ou superficiais podem incluir aquelas da pele, lâmina, cómea de estrato, unhas e cabelo. As infecções cutâneas são infecções da pele, unhas dos dedos da mão e unhas dos dedos dos pés.
Em um aspecto preferido da presente invenção, a infecção fúngica é onicomicose. Onicomicose pode ser causada por um fundo do gênero, mas não limitado a, Trichophiton spp., por exemplo, o fundo pode ser Trichophiton interdigitais ou Trichophiton riibrum.
O termo "onicomicose" inclui, mas não está limitado a, tipos de onicomicose subungual lateral distal, branca superficial, subungual branca proximal, distrófica secundária, distrófica primária, endonix. candidal íe.g.. omcólise & doença mucocutânea crônica). A onicomicose tem sido mostrada como um fator de risco significativo para complicações clínicas mais sérias, tais como celulite bacteriana do braço/pema e outras infecções bacterianas secundárias, assim apresente invenção engloba o tratamento destas infecções.
Os peptídeos da presente invenção são peptídeos antimicrobianos potentes para uma grande variedade de organismos patogênicos. Contudo, os peptídeos da presente invenção podem também ser úteis no tratamento de outras condições que incluem, mas não estão limitadas a, fibrose cística e outras condições associadas com infecções mucosais, por exemplo, infecções gastrintestinais urogenitais ou respiratórias.
Os peptídeos da presente invenção podem também ser úteis no tratamento ou prevenção de, inter alia, feridas e lesões, por exemplo, feridas cutâneas, tais como cortes ou queimaduras, e condições associadas com elas.
O termo "tratamento" refere-se aos efeitos dos peptídeos descritos aqui que conferem um benefício aos pacientes afligidos com uma doença (infecciosa), incluindo um melhoramento na condição do paciente ou retardo na progressão da doença.
Como usado aqui, "tratamento de uma ferida" pode incluir cura de ferida e de condições associadas e terapia que promove, aumenta ou acelera a cura de tecidos e inclui cicatrização pós-operatórias, queimaduras, psoríase, aceleração de remodelamento de tecido, por exemplo, transplante de órgãos e cirurgia pós-cosmético.
Assim, em um outro aspecto da presente invenção é fornecido um substrato ao qual um peptídeo da presente invenção é aplicado ou ligado. Preferivelmente, o substrato é adequado para aplicação a feridas ou liberação aos sítios de ferida. Preferivelmente, o substrato permite a transferência dos peptídeos da presente invenção do substrato a um leito de ferida para alcançar seu etèito antibiótico. O substrato pode ser um curativo, por exemplo, curativo de ferida, O curativo pode compreender um material de tecido ou pode ser um material semelhante a colágeno.
Os peptídeos da presente invenção podem também encontrar apncaçào como/em um desinfetante. Neste contexto, o peptídeo ou as composições farmacêuticas da presente invenção podem ser aplicados sozinhos ou em combinação com outros agentes desinfetantes, a uma superfície a ser tratada. Como usado aqui, uma "superfície a ser tratada" pode ser um substrato como definido aqui ou um dispositivo médico.
Em um outro aspecto, a presente invenção fornece um método de tratamento ou prevenção de uma infecção microbiana em um indivíduo que compreende a administração ao dito indivíduo de uma quantidade terapeuticamente eficaz de um peptídeo de acordo com a presente invenção.
Em um método preferido da presente invenção, a infecção microbiana é uma infecção fúngica. No método da presente invenção, o peptídeo pode ser aplicado à pele ou às unhas do dito indivíduo.
Os mamíferos, pássaros e outros animais podem ser tratados pelos peptídeos, composições ou métodos descritos aqui. Tais mamíferos e pássaros incluem humanos, cães, gatos e animais de criação, tais como cavalos, gado, ovelha, cabras, galinhas e perus, e semelhantes. Além disso, as plantas podem também ser tratadas pelos peptídeos, composições ou métodos da presente invenção.
Quando o indivíduo for um animal, o método da presente invenção pode ser aplicado a aspectos semelhantes a unha, que incluem, mas não estão limitados a, cascos, garras e pés.
O método da presente invenção pode incluir, em adição ao tratamento com peptídeo, tratamentos que podem melhorar a permeação de peptídeos na unha. Isto pode ser facilitado por meios químicos ou físicos. Os tratamentos físicos, tais como ataque químico na unha ou enchimento da camada dorsal da unha, podem melhorar a permeabilidade dos peptídeos da presente invenção. O melhoramento químico da permeabilidade da unha aos peptídeos da presente invenção pode ser alcançado pela quebra das ligações físicas ou químicas dentro da queratina da placa da unha. Os agentes de amoiecimento ae unha, que incluem, mas não estão limitados a, uréia e ácido salicílico, aumentam a hidratação da unha para diminuir a densidade da unha e, portanto, podem aumentar a permeabilidade aos peptídeos da presente invenção. Os compostos que contêm grupos sulfidril vão clivar as ligações dissulfeto na queratina da unha, e podem levar à desestabilização e permeabilidade aumentada de drogas. Os compostos que incluem, mas não estão limitados a, derivados de acetilcisteína e mercaptoetanol podem ser usados em combinação com os peptídeos da presente invenção. Outros excipientes/adjuvantes de permeabilidade de unha conhecidos que podem ser usados em combinação com os peptídeos da presente invenção incluem metilsulfonilmetano, uréia, polietileno glicol, N-(-2-mercaptopropionil) glicina, dimetilsulfona e 2-n-nonil-l,3-dioxolano.
Em um outro aspecto, a presente invenção fornece um método de tratamento de uma ferida em um indivíduo que compreende a aplicação à ferida de uma quantidade terapeuticamente eficaz de um peptídeo, ou um substrato, de acordo com a presente invenção.
Os peptídeos da presente invenção, incluindo seus sais, são administrados de forma a alcançar uma redução em pelo menos um sintoma associado com uma infecção, indicação ou doença, ou uma doença na quantidade de anticorpo associada com a indicação ou doença.
Para conseguir o(s) efeito(s) desejado(s), o peptídeo, uma variante destes ou uma combinação deste, pode ser administrados como dosagens únicas ou divididas, por exemplo, de pelo menos cerca de 0,01 mg/kg to cerca de 500 to 750 mg/kg, de pelo menos cerca de 0,01 mg/kg to cerca de 300 to 500 mg/kg, pelo menos cerca de 0,1 mg/kg to cerca de 100 to 3oo mg'kg ou pelo menos cerca de 1 mg/kg to cerca de 50 to 100 mg/kg de peso corporal ou pelo menos cerca de 1 mg/kg to cerca de 20 mg/kg de peso corporal, embora outras dosagens possam fornecer resultados benéficos. A quantidade administrada vai variar dependendo de vários fatores que incluem, mas não estão limitados a, peptídeo escolhido e seus efeitos clínicos, a doença, do peso, a condição física, da saúde, a idade do mamífero, prevenção ou tratamento a ser alcançado, e se o peptídeo é quimicamente modificado. Tais fatores podem ser prontamente determinados pelo médico que examina os dados empíricos a partir dos ensaios clínicos e exame dos resultados do modelo de animal pré-clínicos ou outros sistemas de teste que são disponíveis na técnica.
A administração dos agentes terapêuticos de acordo com a presente invenção pode ser em uma dose única, em múltiplas doses, em uma maneira contínua ou intermitente, dependendo, por exemplo, da condição fisiológica do receptor, se o propósito da administração for terapêutico ou profilático, e outros fatores conhecidos por praticantes versados na técnica. A administração dos peptídeos da presente invenção pode ser essencialmente contínua durante um período de tempo pré-selecionado ou pode ser em uma série de doses espaçadas. A administração local e sistêmica é contemplada.
Para preparar a composição, os peptídeos são sintetizados ou de outra forma obtidos, purificados quando necessário ou desejado, e então hofilizados e estabilizados. O peptídeo pode então ser ajustado até a concentração apropriada e opcionalmente combinado com outros agentes. O peso absoluto de um dado peptídeo incluído em uma dose unitária pode variar amplamente. Por exemplo, de cerca de 0,01 a cerca de 2 g ou de cerca de 0,01 a cerca de 500 mg de pelo menos um peptídeo da presente invenção, ou uma pluralidade de peptídeos específicos para um tipo de célula particular pode ser administrada. Altemativamente, a dosagem unitária pode variar de cerca de 0,01 a cerca de 50 g, de cerca de 0.01 a cerca de 35 g, de cerca de 0,1 a cerca de 25 g. de cerca de 0,5 a cerca de 12 g, de ccrca de 0,5 a cerca de 8 g, de cerca de 0,5 a cerca de 4 g, ou de cerca de 0,5 a cerca de 2 g.
As doses diárias dos peptídeos da presente invenção podem variar também. Tais doses diárias podem variar, por exemplo, de 0,001 g/dia a cerca de iuu ou g/dia, de cerca de 0,1 g/dia a cerca de 25g/dia, de cerca de 0,1 g/dia a cerca de 12 g/dia, de cerca de 0,1 g/dia a cerca de 5 g/dia, de cerca de 0,1 g/dia a cerca de 2,5g/dia, de cerca de 0,1 g/dia a cerca de 2 g/dia, de cerca de 0,5 g/dia a cerca de 8 g/dia, de cerca de 0,5 g/dia a cerca de 4 g/dia, de cerca de 0,5 g/dia a cerca de 2 g/dia, e de cerca de 0,5 g/dia a cerca de 1 g/dia.
Assim, uma ou mais formas de dosagem unitária adequadas compreendendo os peptídeos terapêuticos da presente invenção podem ser administrados por uma variedade de vias incluindo vias oral, parenteral (incluindo subcutânea, intravenosa, intramuscular e intraperitoneal), retal, dérmica, transdérmica, intratorácica, intrapulmonar e intranasal (respiratória). Os peptídeos terapêuticos podem também ser formulados em uma formulação de lipídeo ou para a liberação prolongada (por exemplo, usando microencapsulação, ver WO 94/07529, e Patente U.S. 4,962,091). As formulações podem, quando apropriado, ser convenientemente apresentadas em formas de dosagem unitária discreta e podem ser preparadas por qualquer dos métodos bem conhecidos na técnica farmacêutica. Tais métodos podem incluir a etapa de misturar o agente terapêutico com carreadores líquidos, matrizes sólidas, carreadores serm-sólidos, carreadores sólidos finamente divididos ou suas combinações, e então, se necessário, introduzir ou conformar o produto no sistema de fornecimento desejado.
Quando os peptídeos terapêuticos da presente invenção são preparados para administração oral, eles são geralmente combinados com um carreador, diluente ou excipiente farmaceuticamente aceitável para formar uma formulação farmacêutica, ou uma forma de dosagem unitária. Para administração ora!, os peptídeos podem estar presentes como um pó, uma formação granular, uma solução, uma suspensão, uma emulsão ou em um polímero ou resina natural ou sintética para ingestão dos ingredientes ativos de uma goma de mascar. Os peptídeos ativos podem também ser apresentados como um bolo, eletuáno ou pasta. Os peptídeos terapêuticos administrados oralmente da presente invenção podem também ser formulados para liberação prolongada, e.g., os peptídeos podem ser revestidos, micro-encapsulados, ou de outra forma colocados dentro de um dispositivo de liberação prolongada. Os ingredientes ativos totais em tais formulações compreendem de 0,1 a 99,9% em peso da formulação.
As formulações farmacêuticas que cont-em os peptídeos terapêuticos da presente invenção podem ser preparadas por procedimentos conhecidos na técnica usando ingredientes bem conhecidos e prontamente disponíveis. Por exemplo, o peptídeo pode ser formulado com excipientes comuns, diluentes, ou carteadores, e formado em tabletes, cápsulas, soluções, suspensões, pós, aerossóis, e semelhantes. Os exemplos de excipientes, diluentes, e carteadores que são adequados para tais formulações incluem tampões, bem como cargas e extensores, tais como amido, celulose, açúcares, manitol, e derivados silícicos. Os agentes de ligação podem também ser incluídos, tais como carboximetil celulose, hidroximetilcelulose, hidroxipropil metilcelulose e outros derivados de celulose, alginatos, gelatina, e polivinil- pirrolidona. Os agentes de umectação podem ser incluídos, tais como glicerol, agentes de desintegração, tais como carbonato de cálcio e bicarbonato de sódio. Os agentes para retardar a dissolução podem também sr incluídos, tais como parafinas. Os aceleradores de ressorção, tais como composto de amônio quaternário, também podem estar incluídos. Os agentes ativos na superfície, tais como álcool cetílico e monoestearato de glicerol, podem ser incluídos. Os carreadores adsortivos, tais como caulim e bentonita, podem ser adicionados.
Os lubrificantes, tais como talco, cálcio e estearato de magnésio, e polietilno glicóis soiidos podem ser incluídos. Conservantes podem também ser adicionados. As composições da presente invenção também contêm agentes de espessamento, tais como celulose e/ou derivados de celulose. Elas também podem conter gomas, tais como xantano, guar, ou goma carbo ou goma arábica, ou, altemativamente, polietileno glicóis, bentonas e montmoriIonitas, e semelhantes.
Por exemplo, os tabletes ou tampinhas contendo os peptídeos da presente invenção podem incluir agentes de tamponamento, tais como carbonato de cálcio, óxido de magnésio e carbonato de magnésio. Os agentes de tamponamento adequados podem também incluir ácido acético em um sal, ácido cítrico em um sal, ácido bórico em um sal e ácido fosfórico em um sal. As tampinhas e tabletes também podem incluir ingredientes inativos, tais como celulose, amido pré-gelatinizado, dióxido de silício, hidroxil propil metil celulose, estearato de magnésio, celulose microcristalina, amido, talco, dióxido de titânio, ácido benzóico, ácido cítrico, amido de milho, óleo mineral, polipropileno glicol, fosfato de sódio, estearato de zinco, e semelhantes. Cápsulas de gelatina moles ou duras contendo pelo menos um peptídeo da presente invenção podem conter ingredientes inativos, tais como gelatina, celulose microcristalina, lauril sulfato de sódio, amido, talco, e dióxido de titânio, e semelhantes, bem como veículos líquidos, tais como polietileno glicóis (PEGs) e óleo vegetal. Além disso, as tampinhas ou tabletes revestidos com entérico contendo um ou mais peptídeos da presente invenção são projetados para resistir à desintegração no estômago e dissolver no ambiente do duodeno mais neutro ou alcalino.
Os peptídeos terapêuticos da presente invenção também podem ser formulados como elixires ou soluções para administração oral conveniente ou como soluções apropriadas para administração parenteral, por exemplo, por vias intramuscular, subcutânea, intraperitoneal ou intravenosa.
As formulações farmacêuticas dos peptídeos terapêuticos da presente invenção também podem ter a forma de uma solução ou dispersão aquosa ou anidra, ou altemativamente, a forma de uma emulsão ou suspensão ou pomada.
Assim, os peptídeos terapêuticos podem ser formulados para administração parenteral (e.g., por injeção, por exemplo, injeção em bolo ou injeção contínua) e podem ser apresentados em dose unitária em ampolas, seringas pré-enchidas, recipientes de infusão de volume pequeno ou em recipientes multi-dose. Como notado acima, os conservantes podem ser adicionados para ajudar a manter a vida em prateleira da forma de dosagem. Os peptídeos ativos e outros ingredientes podem formar suspensões, soluções ou emulsões em veículos oleosos ou aquosos, e podem conter agentes de formulação, tais como agentes de suspensão, estabilização e/ou dispersão. Altemativamente, os peptídeos ativos e outros ingredientes podem estar na forma de pó, obtido por isolamento asséptico de sólido estéril ou por liofilização da solução para constituição com um veículo adequado, e.g., estéril, água livre de pirogênio antes do uso.
Estas formulações podem conter carreadores, veículos e adjuvantes farmaceuticamente aceitáveis que são bem conhecidos na técnica. É possível, por exemplo, se prepararem soluções usando um ou mais solventes orgânicos que são aceitáveis do ponto de vista fisiológico, escolhido, em adição à água, de solvente, tais como acetona, ácido acético, etanol, álcool isopropílico, sulfóxido de dimetila, glicol éteres, tais como os produtos vendidos sob o nome HDowanol", poliglicóis e polietileno glicóis, alquil ésteres C]-C4 de ácidos de cadeia curta, lactato de etil ou isopropil, triglicerídeos de ácido graxo, tais como os produtos comercializados sob o nome "Miglyol", miristato de isopropil, óleos animais, minerais e vegetais e polissiloxanos.
Preferivelmente, as formulações farmacêuticas dos peptídeos terapêuticos da presente invenção podem também ter a forma de um solvente ou diluente que compreende o peptideo. Os solventes ou diluentes podem incluir soluções ácidas, dimetilsulfona, N-(2mercaptopropionil) glicina, 2-n- noml-l,3-dioxolano e álcool etílico. Preferivelmente, o solvente/diluente é um solvente ácido, por exemplo, ácido acético, ácido cítrico, ácido bórico, ácido láctico, acido propiòmco, ácido fosfórico, ácido benzóico, ácido butírico, ácido málico, ácido malônico, ácido oxálico, ácido succínico ou ácido tartárico.
Mais preferivelmente, o solvente é uma solução de ácido acético. O solvente, por exemplo, solução de ácido acético, pode estar presente na composição em uma concentração de menos que 1%, 0,5%, 0,25%, 0,1%, 0,05% ou 0,01% de ácido, por exemplo, ácido acético.
Em um outro aspecto da presente invenção, é provido o uso de um ácido na fabricação de um medicamento para tratar uma infecção microbiana, em particular, uma infecção fúngica. A infecção fúngica pode ser onicomicose. O onicomicose pode ser causada por um fundo de, mas não limitada ao, gênero Trichophiton spp., por exemplo, o fundo pode ser Trichophiton interdigitate ou Trichophiton rubrum. O ácido pode ser como descrito anteriormente. Preferivelmente, o ácido é ácido acético. Preferivelmente, ainda, o ácido é provido na solução em uma concentração menor que 1%, 0,5%, 0,25%, 0,1%, 0,05% ou 0,01% de ácido, por exemplo, ácido acético. Tipicamente, o medicamento é adaptado para administração tópica para tratamento de, por exemplo, unhas.
Como usado postenormente, o termo "agente ativo" engloba um peptídeo único de acordo com a presente invenção, ou uma combinação de peptídeos como descrito aqui. O termo "agente ativo" pode também englobar uma quantidade farmaceuticamente aceitável de um ácido como aqui descrito. Os agentes ativos podem ser administrados simultaneamente, seqüencialmente ou separadamente. É geralmente preferido que tal administração seja tópica.
Os agentes ativos podem ser administrados em quantidades sinergisticamente eficazes. A presente invenção, portanto, inclui: o uso de quantidades smergisticamente eficazes dos agentes ativos, por exemplo, um 5 peptídeo de acordo com a presente invenção e uma quantidade làrmaceuticamente eticaz de um ácido como descrito aqui, para a fabricação de um produto, e.g., um medicamento, para administração simultânea, separada ou seqüencial dos ditos agentes no tratamento de uma infecção microbiana. É possível se adicionar, se necessário, um adjuvante escolhido dentre antioxidantes, tensoativos, outros conservantes, formadores de filme, agentes queratólicos ou comedolíticos, perfumes, aromatizantes e colorantes. Os antioxidantes, tais como t-butilhidroquinona, hidroxianisol butilado, hidroxitolueno butilado e ct-tocoferol, e seus derivados podem ser 15 adicionados.
Também contemplados são produtos de combinação que incluem um ou mais peptídeos da presente invenção e um ou mais agentes antimicrobianos ou antifungicos, por exemplo, polienos, tais como amfotericina B, complexo de lipídeo de amfotericina B (ABCD), amfotericina 20 B liposomal (L-AMB), e nistatina liposomal, azóis e tri azóis, tais como voriconazol, fluconazol, cetoconazol, itraconazol, pozaconazol e semelhantes; inibidores de glucan sintase, tais como caspofungin, micafungin (FK463), e V-echmocandina (LI303366); griseofulvina; alilaminas, tais como terbinafma; flucitosina ou outros agentes antifungicos, incluindo aqueles descritos aqui.
Em adição, é contemplado que os peptídeos podem ser combinados com agentes antifungicos tópicos, tais como ciclopirox olamina, haloprogin, tolnaflato, undecilenato, nisatin tópica, amorolfma, butenafma, naflifina, terbinafma, e outros agentes tópicos.
Adicionalmente, os peptídeos são bem adequados para a formulação como formas de dosagem de liberação prolongada e semelhantes. As formulações podem ser assim constituídas dc forma que elas liberem o peptídeo ativo, por exemplo, em uma parte particular do trato intestinal ou respiratório, possivelmente durante um período dc tempo. Os revestimentos, envelopes e matrizes protetoras podem ser feitos, por exemplo, de substâncias poliméricas, tais como polilactídeo-glicolatos, lipossomas, microemulsòes, micropartícuias, nanopartículas, ou ceras. Estes revestimentos, envelopes, e matrizes protetoras são úteis para revestir dispositivos alojados, e.g., stents, cateteres, tubagem de diálise peritoneal, dispositivos de drenagem e semelhantes.
Para administração tópica, os agentes ativos podem ser formulados como é conhecido na técnica para aplicação direta a uma área alvo. As formas condicionadas para aplicação tópica tomam a forma, por exemplo, de cremes, leites, géis, pós, dispersão ou microemulsòes, loções espessadas até uma extensão maior ou menor, emplastros impregnados, unguentos ou bastões, formulações em aerossol (e.g., aspersões ou espumas), sabões, detergentes, loções ou tortas de sabão. Outras formas convencionais para este propósito incluem curativos de ferida, bandagens revestidas ou outros revestimentos poliméricos, ungüentos, cremes, loções, pastas, geléias, aspersões, e aerossóis. Assim, os peptídeos terapêuticos da presente invenção podem ser fornecidos através de emplastros ou bandagens para administração dérmica. Altemativamente, o peptídeo pode ser formulado para ser parte de um polímero adesivo, tal como copolímero de poliacrilato ou acrilato/acetato dc vinila. Para aplicações de longo prazo, pode ser desejável se usarem laminados de forro microporosos e/ou respiráveis, então hidratação ou maceração da pele pode ser minimizada. A camada de forro pode ser qualquer espessura apropriada que vai fornecer as funções de proteção e suporte desejadas. Uma espessura adequada vai geral mente ser de cerca de 10 a cerca de 200 microns.
A administração tópica pode estar na forma de um revestimento ou esmalte de unha. Por exemplo, os peptídeos antifúngicos podem ser formulados em uma solução para administração tópica oue contém acetato de etila (NF), álcool isopropílico (USP), e monoéster de butii de poli[éter metilvinílico/ácido maleico] em álcool isopropílico.
As formulações farmacêuticas para administração tópica podem compreender, por exemplo, uma solução salina tamponada fisiologicamente aceitável contendo entre cerca de 0,001 mg/ml e cerca de mg/ml, por exemplo, entre 0,1 e 10 mg/ml, de um ou mais dos peptídeos da presente invenção específicos para a indicação ou doença a ser tratada.
Os ungüentos e cremes podem, por exemplo, ser formulados com uma base aquosa ou oleosa com a adição de agentes de espessamento e/ou geleificação adequados. As loções podem ser formuladas com uma base aquosa ou oleosa e vão geralmente também conter um ou mais agentes emulsificantes, agentes estabilizantes, agentes dispersantes, agentes de suspensão, agentes espessantes, ou agentes colorantes. Os peptídeos ativos podem também ser fornecidos através de iontoforese, e.g., como descrito nas Patentes U.S. 4.140.122; 4.383.529; ou 4.051.842. A percentagem em peso de um agente terapêutico da presente invenção presente em uma formulação tópica vai depender de vários fatores, mas geralmente vai ser de 0,01 a 95% do peso total da formulação, e tipicamente 0,1-85% em peso.
As gotas, tais como gotas de olho ou gotas de nariz, podem ser formuladas com um ou mais dos peptídeos em uma base aquosa ou não- aquosa também compreendendo um ou mais agentes dispersantes, agentes solubilizantes ou agentes de suspensão. As aspersões líquidas podem ser bombeadas, ou são convenientemente fornecidas a partir de pacotes pressurizados. As gotas podem ser fornecidas através de um frasco com tampa de colírio, através de um frasco plástico adaptado para fornecer o conteúdo líquido em gotas, ou através de um fecho especialmente conformado. 29 :• .• • ••• • • ••• • ••••
O peptídeo terapêutico pode também ser formulado para administração tópica na boca ou na garganta. Por exemplo, os ingredientes ativos podem ser formulados como um losango também compreendendo uma base flavorizada, usualmente sacarose e acácia ou tragacanto. pastilhas compreendendo a composição em uma base inerte, tal como gelatina e glicerina ou sacarose e acácia; e colutórios compreendendo a composição da presente invenção em um carreador líquido adequado.
As formulações farmacêuticas da presente invenção podem incluir, como ingredientes opcionais, carreadores, diluentes, agentes solubilizantes ou emulsificantes farmaceuticamente aceitáveis, e sais do tipo que são disponíveis na técnica. Exemplos de tais substâncias incluem soluções salinas normais, tais como soluções salinas fisiologicamente aceitáveis e água. Os exemplos não limitantes específicos dos carreadores e/ou diluentes que são úteis nas formulações farmacêuticas da presente invenção incluem água e soluções salinas tamponadas fisiologicamente aceitáveis, tais como soluções salinas tamponadas com fosfato em pH-8,0.
Os peptídeos da presente invenção podem também ser administrados ao trato respiratório. Assim, a presente invenção também fornece formulações farmacêuticas em aerossol e as formas de dosagem para uso nos métodos da presente invenção. Em geral, tais formas de dosagem compreendem uma quantidade de pelo menos um dos agentes da presente invenção efetivos para tratar ou evitar os sintomas clínicos de uma infecção, indicação ou doenças específica. Qualquer atenuação estatisticamente significativa de um ou mais sintomas de uma infecção, indicação ou doença que tenha sido tratada em relação ao método da presente invenção é considerada ser um tratamento de tal infecção, indicação ou doença dentro do escopo da presente invenção.
Altemativamente, para a administração por inalação ou insuflamento, a composição pode tomar a forma de um pó seco, por exemplo, uma mistura em pó do agente terapêutico e uma base em pó adequada, tal como lactose ou amido. A composição em pó pode ser apresentada em uma forma de dosagem unitária em, por exemplo, cápsulas ou cartuchos, ou, e.g.. embalagens de bolha ou gelatina a partir da quais o pó pode ser administrado com o auxílio de um inalador, insuflador, ou um inalador de dose medida (ver, por exemplo, o inalador de dose medida pressurizada (MDI) e o inalador de pó seco descrito em Newinan, S.P. em Aerosols and te Lung, Clarke, S.W. and Davia, D. eds., pp. 197-224, Butterworts, Londres, Inglaterra, 1984).
Os peptídeos terapêuticos da presente invenção podem também ser administrados em uma solução aquosa quando administrados em uma forma inalada ou aerossol. Assim, outras formulações farmacêuticas de aerossol podem compreender, por exemplo, uma solução salina tamponada fisiologicamente aceitável contendo entre cerca de 0,001 e cerca de 100 mg/ml de um ou mais peptídeos da presente invenção específicos para a indicação ou doença a ser tratada. O aerossol seco na forma de partículas de ácido nucleico ou peptídeo sólido finamente dividido que não são dissolvidos ou suspensos em um líquido são também úteis na prática da presente invenção. Os peptídeos da presente invenção podem ser formulados como pós e compreendem partículas divididas tendo um tamanho de partículas médio entre cerca de 1 e 5 μm, altemativamente, entre 2 e 3 μm. As partículas nnamente divididas podem ser preparadas por pulverização e filtração em tela usando técnica bem conhecidas na arte. As partículas podem ser administradas pela inalação de uma quantidade predeterminada do material finamente dividido, que pode estar na forma de um pó. Será apreciado que o conteúdo da unidade de ingrediente ou ingredientes ativos contidos em uma dose de aerossol individual de cada forma de dosagem precisa não constituir sozinho uma quantidade efetiva para tratar a infecção, indicação ou doença particular, pois a quantidade efetiva necessária pode ser alcançada pela administração de uma pluralidade de unidades de dosagem. Além disso, a ->1 •• • •• • • ■ s a • c e * JI • •••••• , » • quantidade efetiva pode ser alcançada usando menos que a dose na forma de dosagem, ou individualmente, ou em uma série de administrações.
Para a administração ao trato respiratório superior (nasal) ou inferior por inalação, os peptídeos terapêuticos da presente invenção são convenientemente liberados de um nebulizador ou de uma embalagem pressunzada ou outros meios convenientes de fornecimento de uma aspersão de aerossol.
As embalagens pressurizadas podem compreender um propelente adequado, tal como diclorodifluorometano, triclorofluorometano, diclorotetrafluoroetano, dióxido de carbono ou outro gás adequado. No caso de um aerossol pressurizado, a unidade de dosagem pode ser determinada pelo fornecimento de uma válvula para fornecer uma quantidade medida. Os nebulizadores incluem, mas não estão limitados a, aqueles descritos nas Patentes U.S. 4.624.251; 3.703.173; 3.561.444; e 4.635.627. Os sistemas de liberação de aerossol do tipo descrito aqui são disponíveis de várias fontes comerciais incluindo Fisons Corporation (Bedford, Mass), Schering Corp. (Kenilwort, NJ) e American Pharmoseal Co. (Valencia, CA). Para a administração intranasal, o agente terapêutico pode ser administrado através de gotas nasais, uma aspersão de líquido, tal como um atomizador de frasco de plástico ou um inalador de dose medida. Atomizadores típicos são os da Mistometer (Wintrop) e da Medihaler (Riker).
Além disso, os ingredientes ativos podem também ser usados em combinação com outros agentes terapêuticos, por exemplo, aliviadores de dor, agentes antiinflamatórios, anti-histaminas, broncodilatadores e semelhantes, ou para as condições descritas ou alguma outra condição.
A presente invenção também fornece um ensaio de triagem para peptídeos que têm pouca toxicidade para células normais humanas ou de outro animal, mas têm propriedades antimicrobianas, e.g., antifúngicas, (permeabilização de membranas de célula fúngica, lisagem ou de outra forma morte ou inibição do crescimento de fungos).
Os peptídeos candidatos podem ser obtidos a partir de coleções dos peptídeos da presente invenção como descrito aqui. Os peptídeos podem também ser individualmente ou racionalmente projetados para ter aspectos estruturais específicos.
A presente invenção vai agora ser descrita por meio do Exemplo somente com referência às seguintes figuras: A Figura l mostra as seqüências de aminoácidos de quatro peptídeos de acordo com a presente invenção; A Figura 2 é um histograma que demonstra o crescimento do fungo, T. interdigitate após (a) 4 dias e (b) 7 dias de tratamento com os peptídeos da Figura 1; A Figura 3 é um histograma que demonstra o crescimento do fungo, T. rubrum após (a) 4 dias e (b) 7 dias de tratamento com os peptídeos da Figura 1; A Figura 4 é um histograma que demonstra o crescimento do fungo, Candida albicans após (a) 24 horas e (b) 48 horas de tratamento com os peptídeos da Figura 1; A Figura 4 é um histograma mostrando os resultados de um experimento de resposta de dose para o peptídeo 1 (mostrado na Figura 1) no crescimento de Candida albicans após um tratamento de 24 horas; A Figura 6 é um gráfico que mostra a sobrevivência de Candida spp. em 24 horas na presença de uma faixa de doses do peptídeo 4, como mostrado na Figura 1; A Figura 7 é um gráfico que mostra a sobrevivência de 3 cepas diferentes dc bactérias em 24 horas na presença de uma faixa de doses do peptídeo 4, como mostrado na Figura 1; A Figura 8 é um histograma que demonstra o impacto sinérgico de 0,01% de ácido acético na atividade antifungica (contra T. 33 r .L J. H U rubrum) do peptídeo 4 (1 mg/ml) no dia 3 de crescimento; A Figura 9 é um histograma que demonstra a inibição de T. interdigitale e T. rubrum pelo peptídeo 4: A Figura 10 é um histograma que mostra os efeitos dos Peptídeos 3 e 4 em T. int er digital e; A Figura 11 é um histograma que mostra o efeito de ácido acético no crescimento de T. inter digitale; A Figura 12 é um histograma que mostra o efeito de polilisina no crescimento de T. inter digitale; A Figura 13 é um histograma que mostra os efeitos de polilisina e poliarginina no crescimento de T. rubrum} A Figura 14 é um histograma que mostra a inibição de T. interdigitale e T. rubrum pela poli-L-arginina; A Figura 15 é um histograma que mostra o efeito de uma concentração reduzida de poliarginina em T. interdigitale e T. rubrum} A Figura 16 é um histograma que mostra o efeito de trímeros no crescimento de T. rubrum} A Figura 17 é um histograma que mostra o efeito do Peptídeo 4 e NaCl no crescimento de T. interdigitale} A Figura 18 é um gráfico que mostra o efeito do Peptídeo 4 em Candida albicans em concentrações de sal aumentadas; A Figura 19 é um histograma que mostra os efeitos de polilisina e poliarginina na sobrevivência de Candida albicans} A Tabela 1 lista patógenos humanos, bacterianos, fúngicos, parasíticos e virais envelopados tratáveis pelos peptídeos da presente invenção; A Tabela 2 detalha os peptídeos que correspondem aos códigos de polímero de aminoácido mostrados nos Resultados e nas Figuras. A presente invenção vai agora ser descrita por meio de referência somente aos seguintes exemplos.
EXEMPLOS
Materiais e Métodos Reagentes
Todos os peptídeos foram produzidos por síntese em fase sólida sob contrato por Invitrogen-Evoquest, Carlsbad, CA, USA ou foram obtidos a partir de um fornecedor de peptídeos NeoMPS SA (Strasbourg, France) ou Sigma-Aldrich Chemical Company Ltd. (Poole, UK). Para os testes com fungos, o peptídeo liofilizado foi preparado como uma solução de carga de 1.000 μg/ml em tampão de ensaio. Quando explicitamente estabelecido nos experimentos a partir dos quais as Fig. 3-8 e a Fig. 11 foram gerados, o ácido acético foi adicionado como um solvente até uma concentração final de 0,5%.
Patógeno s
Cepas de Trichophiton interdigitale (NCPF 117) e Trichophiton rubrum (NCPF 335) foram obtidas da National Collection de Patogenic Fungi, Bristol e mantidas em cultura pela transferência em intervalos de aproximadamente um mês em inclinações de Sabuoraud's agar e Potato Dextrose Agar a 30°C. A cepa 3179 de Candida albicans (obtida da National Collection of Type Cultures [NCTC], Colindale) foi mantida em Caldo Oxoid Mueller Hinton a 37°C. A cepa 8198 de Streptococcus pyogenes, a cepa 10642 de Staphilococcus aureus (resistente a meticilina), e a cepa 12900 de E. coli 0157 foram obtidas da NCTC, Colindale e mantidas em Caldo Oxoid Mueller Hinton a 37°C.
Ensaios de Sensibilidade de Crescimento de Fungos
Para determinar a sensibilidade de cepas de fungos para cada um dos peptídeos de teste, seu impacto no crescimento de fungos foi avaliado como a seguir. As suspensões de T. interdigitale e T. rubrum fragmentos de conidia e hifais foram preparados pela adição de 10 ml de Caldo Nutrient Glucose (NGB) fresco (caldo de Nutriente de Oxoid contendo 2% p/v de glucose) a uma cultura inclinada e agitação com uma espátula. A suspensão de fragmento conidial/hifal resultante foi filtrada em 2 camadas dc uma gaze cirúrgica estéril para remover emaranhados hifais e pedaços de agar. 20 μl desta suspensão (absorbância a 540 nm em tomo de 0,1, correspondendo a aproximadamente 106 propágulos/ml) foram inoculados em cada poço de placas estereis de microtitulação com 96 poços às quais um volume total de 80 μl de um meio nutriente (NBG) e a quantidade apropriada de solução de peptídeo tinha sido previamente adicionada. Os poços de controle foram aqueles em que o volume de ensaio final de 100 μl foi completado com o meio de NGB sozinho, mais solvente (se aplicável e na mesma concentração que as amostras de peptídeo, se alguma). O crescimento de fundos dentro das placas foi monitorada por absorbância a 540 nm em uma leitora de placa de Microtek após incubações de 24 h, 4 dias e 7 dias a 30°C.
Ensaios de Sobrevivência de Candida Albicans
Para determinar a sensibilidade de cepas de fungos para cada um dos peptídeos de teste, seu impacto na sobrevivência de Candida foi avaliado como a seguir. As culturas de C. albicans foram crescidas por 18-24 h e então armazenadas a 4°C antes do uso. As culturas frescas crescidas durante a noite foram centrifugadas a 2000 x g por 10 min. e lavadas com Caldo Mueller Hinton fresco, ajustando o número de células viáveis para entre 5 x 10⁶ e 1 x 10⁷/ml. O tampão de ensaio foi preparado pela adição de 100 μl de meio NGB a 6,9 ml de tampão de fosfato de sódio 10 n M, pH 7,7. 35 μl de tampão de ensaio com ou sem uma faixa de concentrações de peptídeo foram adicionados a um frasco com tampa de rosca de polipropileno estéril e 15 μl do inóculo de Candida albicans descrita acima foi adicionada. Os frascos foram incubados a 37°C em um banho de água por 2 h, e o número de Candida spp. sobreviventes foi determinado por diluição em série em solução salina tamponada por fosfato estéril (PBS) e deposição em placas de Petri de 9 cm contendo Agar de Oxoid Sabouraud (20 ml). As contagens foram feitas após a incubação destas placas a 37°C por 18-24 h.
Ensaios de Sobrevivência de Bacténas
A cepa 8198 de Streptocomus pyogenes, a cepa 10642 de Staphilococcus aureus (resistente a meticilma), e a cepa 12900 de E. coli 0157 (todas obtidas de NCTC, Colindale) foram crescidas por 18-24 h, então armazenadas a 4T antes do uso. As culturas frescas crescidas durante a noite foram centrifugadas a 2000 x g por 10 min e lavadas com Caldo Mueller Hinton fresco. A sensibilidade a cada um dos quatro peptídeos foi avaliada como para C. albicans descrito acima. Para E. coli e S. aureus, o número de células inicial para o ensaio de sensibilidade do peptídeo foi 10 /ml e o meio usado para a enumeração foi Nutrient Agar (Oxoid). Str. pyogenes crescidos de forma pior que as outras células no agar de Mueller Hinton e então o número inicial de células para estes ensaios foi menor que aquele para as outras cepas, em 106/ml. A sobrevivência de Str. pyogenes foi determinada usando Oxoid Tryptose Soya Agar em lugar de Nutrient Agar.
Resultados
Inibição do crescimento de Trichophtion spp. pelos Peptídeos 1-4
Dois patógenos fúngicos dérmicos clinicamente relevantes, Trichopyton rubrum e Trichopyton interdigitale, foram cultivados, como descrito previamente na seção de materiais e métodos, no meio de crescimento sozinho (culturas de controle) ou no meio de crescimento contendo 50 μg/ml do peptídeo 1, 2, 3 ou 4 (mostrado na Figura 1). O crescimento de Trichopyton rubrum e Trichopyton interdigitale foi avaliado pela medição da densidade óptica (absorbância a 540 nm) após 4 e 7 dias em cultura. Comparado às amostras de controle não tratadas, cada peptídeo testado inibiu significativamente o crescimento de T. interdigitale (Fig. 2) e T. rubrum (Fig. 3) nos dias 4 e 7. As culturas de controle de cada cepa de teste continuaram a crescer, como indicado por aumentos nas leituras de OD, entre os dias 4 e 7.
Inibição do crescimento e sobrevivência de Candida spp. pelos Peptídeos 1-4
A levedura Candida albicans foi cultivada, como descrito previamente na seção de materiais e métodos, no meio de crescimento sozinho (culturas de controle) ou no meio de crescimento contendo 50 μg/ml ou 100 μg/ml e 300 μg/ml ou 500 μg/ml do peptídeo 1, 2, 3 ou 4. O crescimento de Candida albicans foi avaliado pela medição da densidade óptica (absorbância a 540 nm) após 24 h (Fig. 4a) e 48 h (Fig. 4b) em cultura. Comparado às amostras de controle não tratadas, cada peptídeo testado inibiu significativamente o crescimento de Candida albicans em ambos as formas dependentes do tempo e da dose. A dependência da dose da inibição do crescimento foi também confirmada em experimentos em que o crescimento de Candida albicans foi avaliado opticamente apos 24 horas em cultura sob condições de controle (o meio de controle sozinho) ou na presença de uma faixa de concentrações do peptídeo 1, de 50 a 500 μg/ml (Fig. 5). Em um experimento separado, a sobrevivência de Candida albicans foi avaliada após 18-24 h em culturas crescidas no meio sozinho (controles) ou aquelas incluindo uma faixa de concentrações de peptídeo 4 varrendo 1 μg/ml a 1000 μg/ml (Fig. 6). A sobrevivência dos organismos de Candida albicans foi avaliada pelas contagens de viabilidade após 24 h em cultura, diminuídas em uma maneira dependente da dose (Fig. 6).
Inibição da sobrevivência de Bactérias pelo Peptídeo 4 Três patógenos bacterianos clinicamente relevantes, E.coli0157, Staphilococcus aureus resistente a meticilina (MRSA) e Streptococcus pyogenes foram expostos, como descrito previamente na seção de materiais e métodos, em uma faixa contendo uma faixa de concentrações do peptídeo 4. Após um período de 3 h, as amostras de cada cultura bacteriana foram transferidas para placas de meio de crescimento em fase sólida apropriadas e os números de colônias viáveis em amostras de controle (meio de crescimento somente) e tratadas (meio de crescimento contendo o peptídeo 4) avaliadas após 18-24 h. Após 3 h de exposição, o Peptídeo 4 inibiu significativamente a sobrevivência de cada cepa bacteriana (Fig. 7) quando comparadas com as culturas não tratadas de controle em uma maneira dependente da dose. Q Ácido Acético aumenta a atividade antifungica do peptídeo 4
Como tanto o meio de controle (não-peptídeo) como o meio de teste (contendo o peptídeo 1, 2, 3 ou 4) nos experimentos mostrados nas Fig. 2 e 3 continham 0,5% de ácido acético como um solvente de peptídeo (detalhado na seção de materiais e métodos), um experimento separado foi ajustado para verificar se o ácido acético sozinho pode exercer um papel na atividade do peptídeo e/ou na sobrevivência de fungos. Para este fim, os experimentos de crescimento de T. rubrum foram estabelecidos como para a seção de métodos e materiais, com o meio de crescimento somente, com o meio de crescimento contendo somente 0,01% de ácido acético, o meio de crescimento contendo 1 mg/ml do peptídeo 4 e meio de crescimento contendo 1 mg/ml do peptídeo 4 mais 0,01% de ácido acético. O crescimento do fungo foi determinado por OD, como descrito previamente após 3 dias em cultura. Como esperado, o peptídeo 4 inibiu o crescimento de T. rubrum. O ácido acético 0,01% sozinho não tinha um efeito significativo no crescimento de T. rubrum (Fig. 8), mas, quando incluído no meio com o peptídeo 4, a presença de ácido acético 0,01% significativamente inibiu o crescimento de T. rubrum mais que 1 mg/kg do peptídeo 4 sozinho.
Inibição do crescimento de T. interdigitate e T. rubrum pelo Peptídeo 4
Os efeitos inibitórios do peptídeo 4 no crescimento de Trychophiton spp. foi determinado pelo ensaio de crescimento de fungos como para a seção de materiais e métodos. T. rubrum e T. interdigitate foram cultivados no meio sozinho ou no meio contendo 3 concentrações diferentes do Peptídeo 4. Nenhum ácido acético estava presente em qualquer amostra. Os controles somente com meio foram usados para ilustrar a absorbância do meio. O crescimento do fungo foi determinada por OD, como descrito previamente após 96 horas de incubação a 30°C. Como mostrado na Figura 9, estes ensaios confirmaram o efeito inibitório do Peptídeo 4 no crescimento de ambas as espécies de fungos, com T. interdigitale consistente mente mais suscetível aos efeitos inibitórios do tratamento com Peptídeo 4 do que T. rubrum. O crescimento de T. interdigitale foi inibido nas concentrações de peptídeos de 0,55 mg/ml.
Efeitos dos Peptídeos 3 e 4 no Crescimento de T. interdigitale
O potencial antifungíco dos peptídeos 3 e 4 em T. interdigitale foi avaliado. Os ensaios de inibição de crescimento foram realizados como para a seção de materiais e métodos na ausência de ácido acético. Como os Peptídeos 1-3 são altamente hidrofóbicos e, portanto, insolúveis, eles tinham somente previamente sido testados contra Tnichophiton spp em ácido acético como solvente. Quando as culturas de T. interdigitale foram crescidas por 7 dias na presença do Peptídeo 3, do peptídeo 4 ou no meio sozinho sem solvente de ácido acético e o crescimento medido por OD, o Peptídeo 4 foi visto para inibir significativamente o crescimento de fungos (Figura 10), enquanto que o peptídeo 3 não mostrou atividade inibitória (Figura 10). Esta atividade aumentada do Peptídeo 4 catiônico em relação ao Peptídeo 3 hidrofóbico na ausência de ácido acético 0,5% sugeriu uma contribuição significativa do ácido acético na atividade vista para os peptídeos hidrofóbicos previamente.
Efeitos do Ácido Acético no crescimento de T. interdigitale
A inibição do crescimento de T. interdigitale por ácido acético foi avaliada pelo estabelecimento de experimentos de crescimento de fungos como para a seção de materiais e métodos. As culturas de T. interdigitale foram crescidas de forma não tratada ou tratadas com 3 diferentes concentrações de ácido acético a 30°C por 96 horas (Figura 11). Isto ilustra que há um efeito significativo de ácido acético 0,5% na mesma concentração 40 r : : : . : : .* • ••• • • ••• « • •»• que foi usada os Peptídeos 1-4 previamente como solvente. Este experimento, juntamente com a falta de atividade do Peptídeo 3 na ausência de ácido acético, sugere que o Peptídeo 4 é o composto mais ativo contra Trichophiton spp.
Efeito de Poli-L-Lisina no crescimento de T. interdigitale
Como o Peptídeo 4 é um peptídeo altamente catiônico compreendendo resíduos de Lisina e Arginina, a atividade antifungica de formas poli-L destes aminoácidos foi testada contra T. interdigitale usando os ensaios de inibição de crescimento como detalhado na seção de materiais e métodos na ausência de ácido acético. O controle, as culturas de T. interdigitale não tratadas e aquelas contendo entre 1 mg/ml e 50 μg/ml de moléculas de poli-L-Lisina variando de 27-100 resíduos e 100-200 resíduos em comprimento foram estabelecidas. O crescimento da T. interdigitale em cada cultura foi avaliado após 96 horas a 30°C. Ambos os tamanhos de moléculas de poli-L-Lisina inibiram o crescimento de T. interdigitale (Figura 12), enquanto que a molécula maior inibiu o crescimento em todas as concentrações testadas, a atividade inibitória foi vista com a molécula de 27- 100 aminoácidos em comprimento somente em maiores concentrações (Figura 12). Isto sugere que os efeitos da inibição de crescimento de Lisina em Trichophiton spp é dependente do tamanho e da dose.
Efeitos de Poli-L-Arginina e Poli-Lisma no crescimento de T. rubrum
A atividade antifungica de Poli-L-Arginina versus Poli-L-lisina foi então testada contra T rubrum. A inibição de crescimento foi determinada como para a seção de materiais e métodos na ausência de ácido acético. T rubrum foi cultivado em um meio sozinho, no meio contendo poli-L-Arginina (28-86 aminoácidos em comprimento) e poli-L-lisina (100-200 aminoácidos). Um meio uninoculados com somente controle foi também estabelecido. As culturas foram mantidas e crescimento monitorado por 96 horas a 30°C. contendo poli-L-Arginina e poli-L-lisina inibiram o crescimento de T. rubrum (Figura 13). A poli-L-Arginina era mais ativa em seu impacto inibitório contra L rubrum do que Poh-L-lisina quando testadas em doses equivalentes, inibindo totalmente o crescimento em 1 mg/ml (Figura 13).
Inibição de T. interdigitale e I. rubrum por poli-L-Arginina
A inibição do crescimento de Trichophiton spp por poli-L- Argmina toi testada por ajuste de experimentos do crescimento de fungos como na seção de materiais e métodos. As culturas de T rubrum e T. interdigitate foram ou crescidas no meio sozinho ou no meio contendo 3 diferentes concentrações de poli-L-Arginina. Nenhum ácido acético estava presente em qualquer amostra. Os controles do meio foram usados para ilustrar a absorbância do meio. O crescimento do fungo foi determinado por OD como descrito previamente após 96 horas de incubação a 30°C (Figura 14). O poliarginina é vista como sendo ativa contra ambas as espécies de fungos até 0,55 mg/ml (Figura 14).
Efeito de concentração reduzida (100 ug/ml) de poliarginina em T. interdigitale e T. rubrum
A inibição do crescimento de Trichophiton spp por poliarginina foi testada por ajuste de experimentos do crescimento de fungos como na seção de materiais e métodos. As culturas de T. rubrum e T. interdigitate foram ou crescidas no meio sozinho ou no meio contendo 3 uma única concentração de poliarginina (100 μg/ml), sem nenhum ácido acético presente em qualquer amostra. Os controles do meio foram usados para ilustrar a absorbância do meio. O crescimento do fungo foi determinado por OD como descrito previamente após 96 horas de incubação a 30°C (Figura 15). A concentração reduzida leva a uma perda de atividade, isto ilustra o efeito da dose da poliarginina na Trichophiton spp.
O efeito de trímeros de peptídeo (3 aminoácidos) no crescimento de T. rubrum
A atividade de trímeros de peptídeo de poli-L-Lisina, poli-L- Arginina, poli-L-Histidina e poli-L-Tryptofano no crescimento de T. rubrum toi testada. A inibição do crescimento foi ajustada como para a seção de materiais e métodos, e T. rubrum foi ou deixado não tratado ou exposto a 2 mg' ml de cada um dos trímeros. As culturas foram mantidas por 96 horas a 30°C. O crescimento fúngico foi medido por PD e os resultados mostrados como uma percentagem do crescimento na cultura não tratada (Figura 16). A poli-L-argimna foi o peptídeo mais ativo contra T. rubrum com somente um polipeptídeo com 3 aminoácidos para gerar uma redução significativa no crescimento de T. rubrum. Q efeito do Peptídeo 4 (1,2 mg/ml) e NaCl no crescimento de T. interdigitale O impacto de várias concentrações de sal na atividade antifungica do Peptídeo 4 para T. interdigitale foi investigado. Os ensaios de inibição do crescimento de T. interdigitale foram ajustados como para a seção de materiais e métodos na ausência de ácido acético. As culturas foram deixadas não tratadas ou expostas ao peptídeo 4 mais uma faixa de concentrações de NaCl de 100 mM a 500 mM. As culturas de T. interdigitale foram mantidas por 96 h a 30°C e o crescimento avaliado por OD como descrito previamente (Figura 17). A atividade antifungica do peptídeo 4 não foi afetada até concentrações de sal próximas a ou em excesso destas encontradas sob condições fisiológicas (Figura 17). As atividades antimicrobianas de β-defensinas endógenas são bem relatadas como sendo inibidas por concentrações de sal baixas. O efeito do Peptídeo 4 contra Candida albicans em altas concentrações de sal A sobrevivência de C. albicans foi avaliada como detalhado na seção de métodos e materiais após uma incubação de 2 h a 37°C com uma faixa de concentrações do Peptídeo 4. Duas concentrações de NaCl foram introduzidas no meio de crescimento para gerar o impacto de condições fisiológicas e condições com alto teor de sal (conhecidas por inibir a atividade de peptídeo de β-defendida endógena). A atividade de mortalidade significativa do Peptídeo 4 foi observada em concentrações muito altas de sal (Figura 18). Conforme a concentração de Peptídeo 4 é aumentada, pode ser visto que o impacto da maior concentração de sal é reduzido (Figura 18). Portanto, a atividade fungicida do peptídeo 4 não é inibida por sais. 5 Atividades de Poli-L Lisina, Poli-D-Lisina e Poli-D-Arginina contra Candida albicans A atividade antifungica de poli-L Arginina versus Lisina e poli-L versus poli-D Lisina foi avaliada de forma a determinar que se qualquer destas variantes de peptídeos demonstrou atividade melhorada 10 contra Candida albicans. Candida spp. foi incubada como descrito na seção de materiais e métodos por 2 horas a 37°C na presença de 100 μg/ml, 1 mg/ml e 10 mg/ml de poli-D-lisina, poli-L-lisina e poli-L-Arginina. A sobrevivência foi avaliada como descrito previamente e demonstra atividade antifungica aumentada de poli-L-Arginina em relação a poli-L-lisina (Figura 19). Ela 15 também demonstra que a poli-D-lisina tem atividade antifungica muito similar à poli-L-lisina.