CAMPO DA INVENÇÃO
[001] A presente invenção se refere a composições farmacêuticas sólidas, em particular a contraceptivos orais, compreendendo um ácido tetrahidrofólico, tal como 5-metil-(6S)-tetrahidrofolato. A composição provida pela presente invenção permite boa estabilidade do ácido tetrahidrofólico no armazenamento enquanto ainda garante uma rápida e segura liberação do estrogênio e do progestogênio presente na composição.
ANTECEDENTES DA INVENÇÃO
[002] Em mulheres grávidas, a correção de baixos níveis de sorofolato leva pelo menos dois meses, e reserva pode aguentar tão pouco quanto duas semanas. De acordo com uma recomendação do serviço de saúde pública, todas as mulheres que podem ficar grávidas deveriam consumir 400mg/dia de ácido fólico para reduzir o risco de defeitos de nascimento (MMWR Morb. Mortal. Wkly. Rep 1992; 41 (RR-14): 17). O suplemento de ácido fólico imediatamente antes da descontinua- ção do uso do contraceptivo oral, ou imediatamente após um teste de gravidez positivo ter sido obtido, pode ser insuficiente para proteger de forma ideal o desenvolvimento fetal. Além disso, múltiplos estudos de mulheres tomando contraceptivo oral mostraram diminuição de níveis de soro folato em relação a controles negativos. Mecanismos postulados reportados para esse fenômeno incluem absorção de poliglutama- tos de ácidos fólicos, produção aumentada de proteínas de ligação de folato, e indução de enzimas microssomais hepáticas dependentes de folato. Assim, uma diminuição do nível de soro folato entre usuários de contraceptivo oral propõe um risco adicional para tais usuários que podem se tornar grávidas dentro de três a seis meses seguidos da descontinuação do uso.
[003] Consequentemente, o ácido fólico deve ser adicionado deforma ideal a contraceptivos orais uma vez que influxo de ácido fólico adequado durante o período periconcepcional ajuda a proteger contra um número de malformações congênitas, incluindo defeitos do tubo neural, tal como bífida espinhal (um fechamento incompleto da medula espinhal e da coluna espinhal), anencefalia (subdesenvolvimento sevi- deo do cérebro) e encefalocele (quando o tecido do cérebro se protu- bera para fora da pele a partir de uma abertura anormal no crânio). Todos esses defeitos ocorrem nos primeiros 28 dias de gestação - normalmente antes que a mulher até mesmo saiba que ela está grávida.
[004] Entretanto, a incorporação do ácido fólico em contracepti-vos orais pode propor um sério risco de saúde em que isso anulará sintomas de deficiência de vitamina B12, tal como anemia. Por exemplo, o ácido fólico pode corrigir a anemia associada com a deficiência de vitamina B12, mas, infelizmente, o ácido fólico não corrigirá mudanças no sistema nervoso que resultam da deficiência de vitamina B12. Dano do nervo permanente poderia portanto ocorrer se a deficiência de vitamina B12 não for tratada. É sugerido, portanto incorporar o ácido tetrahidrofólico, tal como o derivado de ácido fólico natural, 5-metil- (6S)-tetrahidrofólico que é formado no trajeto catabólico especialmente complicado do fármaco ácido fólico, em um contraceptivo oral. A incorporação de ácidos tetrahidrofólicos, tais como ácido 5-metil-(6S)- tetrahidrofólico, em contraceptivo oral poderia provide todos os efeitos benéficos associados com o ácido fólico, mas sem a desvantagem potencial de mascarar anemia de deficiência de vitamina B12.
[005] Entretanto, ácidos tetrahidrofólicos são extremamente instáveis e são altamente suscetíveis a oxidação e umidade. Consequentemente, a incorporação de um ácido tetrahidrofólico em composições farmacêuticas orais sólidas, tais como contraceptivos orais, representa um grande desafio do ponto de vista da formulação. A composição farmacêutica sólida resultante não apenas devideia exibir uma estabilidadesatisfatória (com relação ao ácido tetrahidrofólico) no armazenamento, mas a fabricação completa da própria composição é consideradaproblemática quando exposta a excipientes de oxidação, umidade e/ou ar livre durante o processo de fabricação são esperados para causar a degradação do ácido tetrahidrofólico e devem, portanto ser evitados. Além do mais, e como será aparente a partir dos exemplos providos aqui, o problema de estabilidade do ácido tetrahidrofólico não pode ser resolvido isoladamente como se ele tivesse concentrado que a estabilização do ácido fólico em muitos casos surpreendentemente causa liberação insuficiente de outros agentes ativos da composição.
[006] Além do mais, em um contraceptivo oral o ácido tetrahidro-fólico é considerado como um ingrediente ativo. Portanto, a medida de estabilização padrão tipicamente usada em produtos de suplemento vitamínicos, tais como doses a mais ou limites de especificação mais amplos, não são aplicáveis em conexão com contraceptivos orais. Doses a mais típicas em produtos de suplementos vitamínicos são de até 25% e a dose d Metafolin® em alguns produtos de suplemento vitamí- nico e de 0,6 - 5,6 mg superior à dose diária recomendada (0,45mg).Uma vez que problemas de estabilidade são pronunciados quando incorporados em composições farmacêuticas em baixas concentrações, a preparação de composições farmacêuticas estáveis contendo baixas dosagens de um ácido tetrahidrofólico é uma tarefa desafiadora em relação à mesma.
[007] Todavia, o presente inventor tem surpreendentemente, viaseleção cuidadosa de excipientes críticos e/ou processos de fabricação, sucedido na preparação de contraceptivos orais que, por um lado, exibem uma estabilidade satisfatória com relação ao ácido tetrahidro- fólico, e por outro lado, ainda cumprem com as exigências necessárias com relação a liberação, e portanto biodisponibilidade, do estrogênio e do progestogênio presentes na composição.
[008] WO 03/070255 descreve kits para contracepção e terapiade recolocação hormonal que contêm um ou mais estereóides, tais como estrogênios e progestogênios; um ou mais componentes de te- trahidrofolato; e vitamina B12.
[009] US 6.190.693 é direcionada a composições farmacêuticas,adequadas como contraceptivos orais ou em terapia de recolocação de hormônio, contendo ácido fólico.
[0010] US 6.011.040 se refere ao uso de tetrahidrofolatos para influenciar o nível de homocisteína, em particular para auxiliar a remeti- lação da homocisteína.
[0011] US 6,441,168 descreve sais cristalinos estáveis de ácido 5-metiltetrahidrofólico.
SUMÁRIO DA INVENÇÃO
[0012] Em um primeiro aspecto, a presente invenção se refere auma composição farmacêutica sólida compreendendo um progestogê- nio, um estrogênio, um ácido tetrahidrofólico ou um sal dos mesmos, e pelo menos um excipiente ou veículo farmaceuticamente aceitável.
[0013] Em outro aspecto, a presente invenção se refere a umaforma de dosagem oral sólida compreendendo uma composição de acordo com a invenção.
[0014] Outros aspectos da presente invenção serão aparentes apartir a descrição abaixo e das reivindicações anexas.
BREVE DESCRIÇÃO DOS DESENHOS
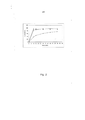
[0015] A Figura 1 mostra a estabilidade de 5-metil-(6S)-tetrahidrofolato de cálcio em um comprimido preparado como descrito no Exemplo 1. O eixo Y indica a porcentagem de 5-metil-(6S)- tetrahidrofolato de cálcio que permanece após o armazenamento, bem como a soma de produtos de decomposição. O eixo X indica o tempo de armazenamento em meses. •25oC/60% RH (recipiente fechado); ♦40oC/75% RH (recipiente fechado); -25oC/60% RH (recipiente fechado); ▲40oC/75% RH (recipiente fechado).
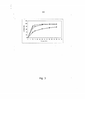
[0016] A Figura 2 mostra a dissolução de drospirenona, etinilestra-diol e 5-metil-(6S)-tetrahidrofolato de cálcio a partir de comprimidos preparados no Exemplo 1. O eixo Y indica a quantidade dissolvida, e o eixo X indica o tempo em minutos de testagem de dissolução. ▲ Drospirenona; -etinilestradiol; ♦5-metil-(6S)-tetrahidrofolato de cálcio.
[0017] A Figura 3 mostra a dissolução de drospirenona a partir decomprimidos preparados nos Exemplo. O eixo Y indica a quantidade dissolvida, e o eixo X indica o tempo em minutos de testagem de dissolução. ♦Exemplo 1; -Exemplo 4; ▲Exemplo 5; xExemplo 6;Δ Yas- min®;°Yaz®.
DESCRIÇÃO DETALHADA DA INVENÇÃO
[0018] O termo "estrogênio" pretende englobar todos os compostos (compostos natural ou sintético, esteroidal ou não-esteroidal) que exibem atividade estrogênica. Tais compostos englobam inter alia es- trogênios conjugados, agonistas específicos receptores de estrogênio e compostos não-esteroidais que exibem atividade estrogênica. O termo adicionalmente pretende englobar todas as formas isoméricas e específicas dos estrogênios que incluem hidratos, solvatos, sais, e complexos, tais como complexos com ciclodextrinas. Mais particularmente, o estrogênio pode ser selecionado a partir do gruo consistindo em etilenoestradiol, estradiol, sulfamatos de estradiol, valerato de estradiol, benzoato de estradiol, estrona, mestranol, estriol, succinato de estradiol e estrogênios conjugados, incluindo estrogênios equinos conjugados tais como sulfato de estrona, sulfato de 17β-estradiol; sulfato de 17α-dihidroequilin; sulfato de 17β-dihidroequilenin e sulfato de 17α- dihidroequilenin. Estrogênios de interesse particulares são seleciona- dos a partir do grupo consistindo em etinilestradiol, estradiol, sulfamatos de estradiol, valerato de estradiol, benzoato de estradiol, estrona, mestranol e sulfato de estrona. Mais preferivelmente, o estrogênio é selecionado do grupo consistindo em etinilestradiol, estradiol e mes- tranol. O estrogênio mais preferido é etinilestradiol.
[0019] No presente contexto, o termo "progestogênio" (tambémreferido como "gestagênio") cobre compostos de hormônio sintético que exercem propriedades antiestrogênicas (contraação dos efeitos de estrogênios no corpo) e antigonadotrópico (inibindo produção de este- róides sexuais e gônadas). Exemplos específicos de progestogênios incluem, mas não são limitados a, progestogênios selecionados do grupo consistindo em levo-norgestrel, norgestrel, noretindrona (noretis- terona), dienogest, acetato de noretindrona (noretisterona), diacetato de etinodiol, didrogesterona, acetato de medroxiprogesterona, noreti- nodrel, alilestrenol, linestrenol, acetato de quingestanol, medrogesto- na, norgestrienona, dimetisterona, etisterona, acetato de clormadino- na, magestrol, promegestona, desogestrel. 3-ceto-desogestrel, norges- timato, gestodeno, tibolona, acetato de ciproterona e drospirenona. Um progestogênio preferido particular é drospirenona.
[0020] O termo "quantidade terapeuticamente equivalente de etini-lestradiol", significa que outros estrogênios são administrados em quantidades que dão aumento para o mesmo efeito terapêutico como faz a quantidade especificada de etinilestradiol. Da mesma forma, o termo "quantidade terapeuticamente equivalente de drospirenona"significa que outros progestogênios são administrados em quantidades que dão aumento para o mesmo efeito terapêutico como faz a quantidadeespecífica de drospirenona. É rotina para aqueles videsados na técnica determinarem quantidades terapeuticamente equivalentes ou dosagens de tais outros estrogênios e/ou progestogênios quando a dose eficaz de etinilestradiol e/ou drospirenona é conhecida. Por ex- emplo, o documento de Timmer e Geurts provê guia de como doses equivalentes podem ser determinadas (vide "Bioequivalence assessment of three different estradiol formulation in postmenoausal women in an open, randomised, single-dose, 3-way cross-ovide" in European Journal of Drug Metabolism and harmacokinetics, 24 (1):47-53, 1999). Além do mais, referência é feita a EP 1 253 607 que provê uma descrição detalhada de quantidades terapeuticamente equivalentes de etinilestradiol e estradiol por um lado e, e vários progestogênios por outro lado. Para detalhes adicionais com respeito a determinação de equivalentes de dose de vários estrogênios e progestogênios, referênciaé feita a "Probleme der Dosisfindung: Sexualhormone" [Problems of Dose-Finding: Sex Hormone]; F. Neumann et al. In "Arzneimittel- forschung" (Pharmaceutical Agent Research) 27, 2a, 296-318 (1997), assim como a "Aktuelle Entwicklungen in der hormonalen Kon- trazeption" [Current Developments in Hormonal Contraception]; H. Kuhl in Gynakologe [Gynecologist] 25: 231-240 (1992).
[0021] Quando usado aqui, o termo "micronizado" pretende significar que a distribuição do tamanho da partícula é tal que pelo menos 90% das partículas têm um diâmetro de partícula de menos de 30μm (calculado a partir da curva de distribuição de volume sob a estimativa de partículas esféricas), isto é, valor de mais de 30μm. Portanto, é importante notar que os termos "distribuição de tamanho de partícula", "diâmetro de partícula", "d90", etc. são usados aqui devem ser compreendidos que valores ou faixas específicos usados em conexão com os mesmos são sempre pretendidos para serem determinados a partir da curva de distribuição de volume sob a estimativa de partículas esféricas.
[0022] Como será compreendido a partir da presente descrição,incluindo os exemplos providos aqui, é de importância máxima que o estrogênio assim como o progestogênio é liberado de uma maneira rápida e confiante sob condições acídicas ou neutras. Assim, no presente contexto, não importa que o termo "liberação rápida", quando usado em conexão com o termo estrogênio, signifique que pelo menos 70% do estrogênio por exemplo, etinilestradiol, é dissolvido da composição dentro de 30 minutos, como determinado pelo Método Paddle II USP XXIX usando água, ou de HCl a 0,1N, a 37oC tanto o meio de dissolução e 50 rpm como a taxa de agitação. Em uma modalidade preferida da invenção pelo menos 75%, mais preferivelmente pelo menos 80%, ainda mais preferivelmente pelo menos 85% do estrogênio, por exemplo, etinilestradiol, é dissolvido da composição dentro de 30 minutos quando ensaiado como descrito acima.
[0023] Em uma maneira análoga, não importa que o termo "liberação rápida"ou "liberação imediata"é usado em conexão com o termo progestogênio, isto significa que pelo menos 70% do progestogênio, por exemplo, drospirenona, é dissolvido da composição dentro de 30 minutos, como determinado pelo Método Paddle II USP XXIX usando água, ou de HCl a 0,1N, a 37oC como o meio de dissolução e 50 rpm como a taxa de agitação. Em uma modalidade preferida da invenção pelo menos 75%, mais preferivelmente pelo menos 80%, ainda mais preferivelmente pelo menos 85% do progestogênio por exemplo, dros- pirenona, é dissolvido da composição dentro de 30 minutos quando ensaiado como descrito acima.
[0024] Da mesma forma, não importa que o termo "liberação rápida" ou "liberação imediata" seja usado em conexão com o termo ácido tetrahidrofólico, isto significa que pelo menos 70% do ácido tetrahidro- fólico, por exemplo, 5-metil-(6S)-tetrahidrofólico de cálcio, é dissolvido da composição dentro de 30 minutos, como determinado pelo Método Paddle II USP XXIX usando uma solução aquosa de ácido ascórbico a 0,03% (ajustado para o pH 3,5 com tampão de fosfato A 0,05 M) a 37oC tanto o meio de dissolução e 50 rpm quanto a taxa de agitação. Em uma modalidade preferida da invenção pelo menos 75%, mais pre-ferivelmente pelo menos 80%, ainda mais preferivelmente pelo menos 85% ou pelo menos 90% do ácido tetrahidrofólico, por exemplo, 5- metil-(6S)-tetrahidrofolato de cálcio, é dissolvido da composição dentro de 30 minutos quando ensaiado como descrito acima.
[0025] O termo "composição granulada" se refere a uma composição de um pó, em que o tamanho de partícula do pó é aumentado ao processamento com um líquido ou por compressão. O líquido pode ser qualquer tipo de solventes orgânico ou aquoso adequados, ou misturas dos mesmos, opcionalmente compreendendo adicionalmente um aglutinante. Assim, o termo "composição granulada" cobre grânulos, péletes pós, comprimidos ou qualquer partícula formada por granulação, peletização ou compressão de pó tal que tamanho de partícula médio (dδo) de pelo menos cerca de 100μm é formado.
[0026] Pelos termos "granular" e "granulação", é entendido que umprocesso mecânico onde um pó compreendendo os componentes ativos são parcialmente aglomerados em partículas e/ou grânulos tendo uma tamanho de partícula superior a o pó não processado. Em uma modalidade uma mistura em pó é entra em contato com um líquido de granulação, que contém um aglutinante, inchado, parcialmente dissolvido ou completamente dissolvido no líquido de granulação. O líquido de granulação pode ser qualquer solvente adequado, mas geralmente soluções aquosas ou apenas água são aplicáveis. Em uma modalidade, a mistura em pó entra em contato com o líquido de granulação usando equipamento adequado para granulação molhada, tal como equipamento de leito fluidizado. Além do mais, granulação de alto cisa- lhamento pode ser usada em vez de granulação de leito fluidizado.
[0027] O termo "complexo de estrogênio-ciclodextrina" ou "complexo de estrogênio com ciclodextrina" pretende significar um complexo entre um estrogênio e uma ciclodextrina, em que a molécula de es- trogênio é pelo menos parcialmente inserida na cavidade de uma molécula de ciclodextrina. A razão molar entre o estrogênio e a ciclodex- trina pode ser ajustada para qualquer valor desejável. Em modalidades de interesse da invenção, uma razão molar entre o estrogênio e a ci- clodextrina de cerca de 2:1 a 1:10, preferivelmente de cerca de 1:1 a 1:5, mais preferivelmente de cerca de 1:1 a 1:3, tal como 1:1 ou 1:2. Além do mais, a molécula de estrogênio pode ser pelo menos parcialmente ser inserida na cavidade de duas ou mais moléculas de ciclo- dextrina, por exemplo, uma única molécula de estrogênio por exemplo uma única molécula de estrogênio pode ser inserida em duas moléculas de ciclodextrina para dar uma razão de 2:1 entre ciclodextrina e estrogênio. Similarmente, o complexo pode conter mais do que uma molécula de estrogênio pelo menos parcialmente inserida em uma úni-camolécula de ciclodextrina, por exemplo duas moléculas de estrogê- nio pode ser parcialmente inserida em uma única molécula de ciclo- dextrina para dar uma razão de 1:2 entre a ciclodextrina e o estrogê- nio. Complexos entre estrogênios e ciclodextrinas podem ser obtidos pelos métodos conhecidos na técnica, por exemplo, como descrito na US 5.798.338 e EP 1.353.700.
[0028] O termo "complexo de etinilestradiol-β-ciclodextrina"pretende significar um complexo, de qualquer razão molar, entre etiniles- tradiol e β-ciclodextrina. Entretanto, o complexo etinilestradiol-β- ciclodextrina descrito aqui é tipicamente um complexo entre uma molécula de etinilestradiol e duas moléculas de β-ciclodextrina, isto é, um complexo de etinilestradiol-β-ciclodextrina 1:2.
[0029] O termo "complexo progestogênio-ciclodextrina"ou "complexo de progestogênio com ciclodextrina" retende significar um complexo entre uma ciclodextrina, em que a molécula de progestogênio é pelo menos parcialmente inserida na cavidade de uma molécula de ciclodextrina. A razão molar entre o progestogênio e a ciclodextrina pode ser ajustada para qualquer valor desejável. Em modalidades de interesse da invenção, uma razão molar entre o progestogênio e a ci- clodextrina é de cerca de 2:1 a 1:10, preferivelmente de cerca de 1:1 a 1:5, mais preferivelmente de cerca de 1:1 a 1:3. Além do mais, a molécula de progesterona pode pelo menos parcialmente ser inserida na cavidade de duas ou mais moléculas de ciclodextrina, por exemplo, uma única molécula de progestogênio pode ser inserida em duas moléculas de ciclodextrina para dar 2:1 entre ciclodextrina e progestogê- nio Similarmente, o complexo pode conter mais do que uma molécula de progestogênio pelo menos parcialmente inserida em uma única molécula de ciclodextrina, por exemplo, duas moléculas de progestogênio podem ser pelo menos parcialmente inserida em uma única molécula de ciclodextrina para dar uma razão de 1:2 entre ciclodextrina e pro- gestogênio. Complexos entre progestogênios e ciclodextrinas podem ser obtidos por métodos conhecidos na técnica, por exemplo, como descrito na US 6.610.670 e referências da mesma.
[0030] O termo "complexo drospirenona-β-ciclodextrina pretendesignificar um complexo, de qualquer razão molar, entre drospirenona e β-ciclodextrina como descrito na US 6.610.670. Entretanto, a drospire- nona-β-ciclodextrina é tipicamente um complexo entre ma molécula de drospirenona e três moléculas de β-ciclodextrina, isto é, um complexo de drospirenona-β-ciclodextrina de 1:3.
[0031] O termo "ciclodextrina" pretende significar uma ciclodextrinaou um derivado da mesma, bem como misturas de várias ciclodextri- nas, misturas de vários derivados de ciclodextrina e misturas de várias ciclodextrinas e seus derivados. A ciclodextrina pode ser selecionada a partir do grupo consistindo em α-ciclodextrina, β-ciclodextrina, Y— ciclodextrina e derivados das mesmas. A ciclodextrina pode ser modificada tal que algum ou todos dentre os grupos hidroxila primário e secundáriodo macrociclo são alquilados ou acilados. Métodos para mo- dificar esses grupos hidroxila são bem-conhecidos para a pessoa vi- desada na técnica e muitas de tais ciclodextrinas modificadas são co-mercialmentedisponíveis. Assim, alguns ou todos dos grupos hidroxila da ciclodextrina podem ter sido substituídos com um grupo O-R ou um grupo O-C(O)-R, em que R é uma alquila C1-6 opcionalmente substituída, um alquenila C2-6 opcionalmente substituída, uma alquinila C2-6 opcionalmentesubstituída, uma arila opcionalmente substituída ou grupo heteroarila. Assim, R pode ser um grupo metila, um etila, um propila, um butila, um pentila, ou um hexila, isto é, O-C(O)-R pode ser um acetato.Além do mais, os grupos hidroxila podem ser per-benzilados, per- benzoilados, benzilados ou benzoilados ou apenas uma face do ma- crociclo, isto é, 1, 2, 3, 4, 5 ou 6 grupos hidroxila é/são benzilados ou benzoilados. Naturalmente, os grupos hidroxila podem ser per- alquilados ou per-acilados, tal como per-metilados ou per-acetilados, alquilados ou acilados, tal como metilados ou acetilados, em apenas uma face do macrociclo, isto é, apenas 1, 2, 3, 4, 5 ou 6 grupos hidro- xilas é /são alquilados ou acilados, tal como metilados ou acetilados.
[0032] Como será entendido, a composição sólida da invençãocontém pelo menos um, tal como um, estrogênio como definido acima. O estrogênio pode ser selecionado a partir do grupo consistindo em etinilestradiol, estradiol, sulfamatos de estradiol, valerato de estradiol, benzoato de estradiol, estrona, mestranol, e sulfato de estrona, incluindo formas micronizadas dos mesmos. Em uma modalidade altamente preferida da invenção, o estrogênio é etinilestradiol, em particular etinilestradiol micronizado. Em uma modalidade da invenção, o estro- gênio, em particular etinilestradiol, é complexado com uma ciclodextri- na, tal como descrita na EP 1 353 700. A ciclodextrina é tipicamente selecionada a partir do grupo consistindo em α-ciclodextrina, β- ciclodextrina, Y-ciclodextrina e derivados das mesmas. Em uma modalidade de interesse particular da invenção, a ciclodextrina é β- ciclodextrina ou derivados da mesma. O complexo estrogênio- ciclodextrina pode vantajosamente estar na forma micronizada.
[0033] Além disso, a composição sólida da invenção contém pelomenos um, tal como um, progestogênio como definido acima. O pro- gestogênio pode ser selecionado a partir do grupo consistindo em levo-norgestrel, norgestrel, noretindrona (noretisterona), acetato de no- retindrona (noretisterona), dienogest, diacetato de etinodiol, didroges- terona, acetato de medroxiprogesterona, noretinodrel, alquilestrenol, linestrenol, acetato de quingestanol, medrogestona, norgestrienona, dimetisterona, etisterona, acetato de clormadinona, megestrol, prome- gestona, desogestrel, 3-ceto-desogestrel, norgestimato, gestodeno, tibolone, acetato de ciproterona e drospirenona. Em uma modalidade preferida da invenção o progestogênio é selecionado a partir do grupo consistindo em levo-norgestrel, norgestrel, noretindrona (noretistero- na), acetato de noretindrona (noretisterona), dienogest, diacetato de etinodiol, desogestrel, norgestimato, gestodeno, acetato de ciproterona e drospirenona. Em uma modalidade altamente preferida da invenção, o progestogênio e drospirenona, em particular drospirenona microni- zada.
[0034] Consequentemente, em uma modalidade preferida da invenção a composição compreende levo-norgestrel e etinilestradiol, norgestrel e etinilestadiol, noretindrona (noretisterona) e etinilestradiol, acetato de noretindrona (noretisterona) e etinilestradiol, dienogest e etinilestradiol, diacetato de etinodiol e etinilestradiol, desogestrel e eti- nilestradil, norgestimato e etinilestadiol, gestodeno e etinilestradiol, ci- proterona e etinilestradiol, e drospirenona e etinilestradiol. Em uma modalidade altamente preferida da invenção, a composição compreende drospirenona e etinilestradiol, mais preferivelmente drospirenona micronizada e etinilestradiol micronizada, por exemplo, drospirenona micronizada e um complexo etinilestradiol-ciclodextrina, tal como dros- pirenona micronizada e um complexo etinilestradiol-β-ciclodextrina.
[0035] Em adição ao estrogênio e ao progestogênio da invençãoadicionalmente compreende um ácido tetrahidrofólico ou um sal do mesmo. Exemplos específicos de tais ácidos tetrahidrofólicos incluem ácido 5-metil-(6S)-tetrahidrofólico, ácido (6S)-tetrahidrofólico, ácido 5- formil-(6R)-tetrahidrofólico, ácido 10-(6R)-tetrahidrofólico, ácido 5,10- metenil(6R)-tetrahidrofólico, ácido 5-formimino-(6S)-tetrahidrofólico, incluindo sais farmaceuticamente aceitáveis desses ácidos tetrahidro- fólicos e derivados de glutamila desses ácidos tetrahidrofólicos. Em uma modalidade preferida da invenção o ácido tetrahidrofólico é ácido 5-metil-(6S)-tetrahidrofólico ou um sal farmaceuticamente aceitável do mesmo. Em uma modalidade preferida da invenção o sal de ácido 5- metil-(6S)-tetrahidrofólico é um sal de metal de terroso alcalino, em articular o sal de cálcio. O sal, tal como o sal de cálcio, de ácido 5- metil-(6S)-tetrahidrofólico deve preferivelmente estar na forma cristali-na, tal como a forma cristalina Tipo I descrita na US 6.441.168. A forma cristalina do tipo I de 5-metil-(6S)-tetrahidrofolato é comercialmente disponível de Merck KGaA sob a marca Metafolin®. É preferido que a composição da invenção não contenha outras vitaminas, em particular que a composição da invenção não contenha uma vitamina B, tal como vitamina B6 e/ou vitamina B12. Consequentemente, em uma modalidade preferida da invenção, a composição contém um ácido tetra- hidrofólico tal como o único componente vitamínico.
[0036] A composição farmacêutica sólida da invenção contém umou mais excipientes farmaceuticamente aceitáveis. Esses excipientes podem, por exemplo, ser: - Diluentes inertes ou enchedores, tais como sacarose, sorbitol, manitol, celulose microcristali- na, amidos, cloreto de sódio, fosfato de sódio, carbonato de cálcio, sulfato de cálcio, lactose, por exemplo, monohidrato de lactose, ou uma combinação dos mesmos. O diluente inerte ou preenchedor é tipicamente presente em uma quantidade de 10-99% em peso da composição. Preferivelmente, o diluente inerte ou preenchedor está presente em uma quantidade de 50-99% em peso da composição, mais preferivelmente em uma quantidade de 75-99% em peso da composição, ainda mais preferivelmente de 80-97% em peso da composição, mais preferivelmente em uma quantidade de 85-97% em peso da composição. Como será entendido a partir dos exemplos providos aqui, en- chedores inertes altamente preferidos são lactose, em particular mo- nohidrato de lactose, e celulose microcristalina.
[0037] Assim, em uma modalidade preferida a composição da invenção compreende monohidrato de lactose, celulose microcristalina ou uma combinação de monohidrato de lactose e celulose microcrista- lina nas quantidades indicadas acima. Consequentemente, em uma modalidade de interesse da invenção, a composição compreende celulose microcristalina. A celulose microcristalina está tipicamente em uma quantidade de 10-99% em peso da composição, preferivelmente em uma quantidade de 50-99% em peso da composição, mais preferivelmente em uma quantidade de 75-99% em peso da composição, ainda mais preferivelmente em quantidade de 80-97% em peso da composição, mais preferivelmente em uma quantidade de 85-97% em peso da composição. A celulose microcristalina pode ser o único ou apenas o preenchedor presente na composição, isto é, a composição da invenção pode ser livre de outros enchedores do que celulose mi- crocristalina. Em outra modalidade de interesse da invenção, a composição compreende monohidrato de lactose. O monohidrato de lactose está tipicamente presente em uma quantidade de 10-99% em peso da composição, mais preferivelmente em uma quantidade de 75-99% em peso da composição, ainda mais preferivelmente em quantidade de 80-97% em peso da composição, mais preferivelmente em uma quantidade de 85-97% em peso da composição. O monohidrato de lactose pode ser o único ou apenas o preenchedor presente na composição, isto é, a composição da invenção pode ser livre de outros en- chedores do que monohidrato de lactose. Em uma modalidade altamente preferida da invenção, a composição compreende celulose mi- crocristalina e monohidrato de lactose. A celulose microcristalina está presente em uma quantidade de 20-80% em peso da composição e monohidrato de lactose em uma quantidade de 20-80% em peso da composição. Em uma modalidade deste aspecto da invenção a celulose microcristalina constitui a maior parte do sistema preenchedor celu-lose microcristalina - monohidrato de lactose, isto é, a composição compreende monohidrato de lactose em uma quantidade de 20-60% em peso da composição e celulose microcristalina em uma quantidade de 40-80% em peso da composição, tal como monohidrato de lactose em uma quantidade de 20-45% em peso da composição e celulose microcristalina em uma quantidade de 40-70% em peso da composição, por exemplo monohidrato de lactose em uma quantidade de 2536% em peso da composição e celulose microcristalina em uma quantidade de 52-63% em peso da composição. A celulose microcristalina e o monohidrato de lactose podem ser enchedores presentes na composição, isto é, a composição da invenção pode ser livre de outros en- chedores que não celulose microcristalina e monohidrato de lactose. Em outra, e atualmente preferida, modalidade deste aspecto da invenção monohidrato de lactose constitui a maior parte do sistema preen- chedor celulose microcristalina-monohidrato de lactose em uma quantidade de 20-60% em peso da composição e monohidrato de lactose em uma quantidade de 40-80% em peso da composição. Mais preferivelmente, a composição compreende celulose microcristalina em uma quantidade de 20-45% em peso da composição e monohidrato de lactose em uma quantidade de 40-70% em peso da composição. Mais preferivelmente, a composição compreende celulose microcristalina em uma quantidade de 25-36% em peso da composição e monohidra- to de lactose em uma quantidade de 52-63% em peso da composição. A celulose microcristalina e o monohidrato de lactose podem ser apenas enchedores presentes na invenção, isto é, a composição da invenção pode ser livre de outros enchedores que não celulose micro- cristalina e monohidrato de lactose.
[0038] Celulose microcristalina é comercialmente disponível emdiferentes tamanhos de partícula e graus de umidade. Exemplos de preparações de celulose microcristalina incluem o Avicel® série PH de FMC Biopolymer, o Emcocel® série M de Penwest Pharmaceuticals Co. e o Vivapur® série de Rettenmaier & Sohne GmbH. Um produto comercial preferido particular para ser usado para as finalidades descritas aqui é Avicel® PH-101. Da mesma forma, vários graus monohi- drato de lactose tendo diferentes propriedades físicas, tais como distribuição de tamanho de partícula e características de fluxo, são comercialmente disponíveis. Os graus de monohidrato de lactose podem variar dependendo da forma de dosagem específica a ser preparada. Por exemplo, graus de compressão direta de monohidrato de lactose, tais como Tablettose® (aglomerado) ou graus de misturas de pó, tais como Pharmatose® DCL 11 (aspersão a seco), têm melhor propriedade e são mais compressíveis do que monohidrato de lactose cristalino ou em pó. Tais preparações de monohidrato de lactose não são particularmente preferidas para as finalidades descritas aqui. De preferência, as preparações de monohidrato de lactose de grau mais fino são preferidas, tais como monohidrato de lactose cristalino ou em pó, em particular monohidrato de lactose cristalino onde 90% das partículas têm um diâmetro de menos de 0,1 mm. - Aglutinantes tal como sacarose, glicose, sorbitol, acácia, ácido algínico, alginato de sódio, gelatina, amido, amido pregelatinisado, silicato de magnésio alumínio, sódio carboximetilcelulose (CMC sódio), metilcelu- lose, hidroxipropilcelulose (HPMC), hidroxipropilcelulose (HPC), polivi- nilacetato ou polietilenoglicol. O aglutinante está tipicamente presente em uma quantidade de 0,1-10% em peso da composição. Preferivelmente, o aglutinante está presente em uma quantidade de 0,2-5% em peso da composição, tal como 0,5-5% em peso da composição, mais preferivelmente em uma quantidade de 1-3% em peso da composição. Em uma modalidade preferida da invenção, o aglutinante é HPC. Deve ser notado que enquanto polivinilpirrolidona (PVP) em muitas situações é o "aglutinante de escolha", em particular em conexão com os processos de granulação úmidos, incorporação de PVP na composição da invenção não é desejável devido à oxidação potencial deste excipiente. De fato, foi descoberto pelo presente inventor que PVP acelerou a quebra de ácido 5-metil-(6S)-tetrahidrofólico.
[0039] Assim, devido a degradação do ácido tetrahidrofólico sensívelà oxidação, a quantidade de PVP na composição da invenção deve ser mantida em um mínimo absoluto e deve preferencialmente ser evitada. Assim, a composição da invenção tipicamente contém menos de 2% em peso da composição, preferivelmente menos do que 1% em peso da composição, mais preferivelmente menos do que 0,5% em peso da composição. Mais preferivelmente, a composição da invenção é essencialmente livre de PVP. - Lubrificantes, incluindo glidantes e antiadesivos, tais como estearato de magnésio, estearato de zinco, ácido esteárico, sílicas, talco ou óleos vegetais hidrogenados. O lubrificante está tipicamente presente em uma quantidade de 0,1-10% em peso da composição. Preferivelmente, o lubrificante está presente em uma quantidade de 0,2-5% em peso da composição, tal como de 0,5-5% em peso da composição, mais preferivelmente em uma quantidade de 1-3% em peso da composição. Em uma modalidade preferida da invenção, o lubrificante de estearato de magnésio. - Desintegrantes, tais como glicolato de amido de sódio, amido de milho, amido de arroz, amido de batata, povidona reticulada ou desintegrantes à base de carboximetilcelulose. Desintegrantes à base de carboximetil- celulose pode estar presente como ácido livre, mais preferivelmente na forma de um sal, por exemplo, na forma de um sal de metal alcalino, tal como o sal de potássio ou o sal de sódio em particular o sal de sódio, ou na forma de um sal de um íon de metal divalente, tal como o sal de magnésio, o sal de cálcio ou o sal de zinco, em particular o sal de cálcio. O desintegrante à base de carboximetilcelulose pode ser reticulado ou não-reticulado. Exemplos específicos de desintegrantes à base de carboximetilcelulose não-reticulados preferidos incluem car- boximetilcelulose de cálcio (cálcio de carmelose) e carboximetilcelulo- se de sódio (sódio de carmelose), em particular carboximetilcelulose de cálcio. Em uma modalidade altamente preferida da invenção o de- sintegrante à base de carboximetilcelulose é reticulado. Um exemplo específico de um desintegrante à base de carboximetilcelulose preferidoé carboximetilcelulose de sódio reticulado (sódio de croscarmelo- se). Sódio de croscarmelose é comercialmente disponível sob as marcas Ac-Di-Sol®, Explocel® e Solutab®. O desintegrante é tipicamente presente em uma quantidade de 0,1-10% em peso da composição. Preferivelmente, o desintegrante está presente em uma quantidade de 0,2-5% em peso da composição, tal como de 0,5-5% em peso da composição, mais preferivelmente de 1-4% em peso da composição. - Tensoativos e agentes umectantes, tais como fosfatídeos de ocorrência natural, por exemplo, lecitinaitin ou lecitinaitin de soja; produtos de condensação de óxido de etileno com por exemplo, ácido graxo, um álcool graxo de cadeia lon ga, ou um éster parcial derivado de ácidos graxos e um hexitol anidri- do, por exemplo, estearato de polioxietileno, monooleato polioxietileno sorbitol, monooleato de polioxietileno sorbitano, etc.; ou sais de fosfa- tos alifáticos de cadeia longa, tais como sulfato de lauril sódio.
[0040] Exemplos de outros excipientes farmaceuticamente aceitáveis que podem ser incorporados na composição farmacêutica sólida da invenção incluem colorantes, agentes aromatizantes, plastificantes, umectantes, agentes tamponantes, etc.
[0041] Naqueles casos onde a formulação farmacêutica está naforma de um forma de dosagem oral sólida, em particular uma forma de dosagem unitária sólida (por exemplo, um comprimido, sachê, ou cápsula, em particular um comprimido), a forma de dosagem é adaptada para administração oral e pode ser provida com um revestimento, tal como um revestimento de película, um revestimento de açúcar, ou similar. Assim, um revestimento adequado para a forma de dosagem de acordo com a invenção pode, por exemplo, ser um revestimento de açúcar ou um revestimento de película com base em um ou mais dos ingredientes: hidroxipropilmetilcelulose (HPMC), metilcelulose, etilcelu- lose, hidroxietilmetilcelulose, hidroxipropilcelulose, carboximetilcelulose sódio, polímeros de acrilato (por exemplo, Eudragit®), polietileno gli- cois ou polivinilpirrolidona.
[0042] Em uma modalidade altamente preferida da invenção, aforma de dosagem está na forma de um comprimido, preferivelmente um comprimido revestido, mais preferivelmente um comprimido revestido com película.
[0043] O comprimido não-revestido tipicamente tem um peso nafaixa de 50-150 mg, tal como na faixa de 60-125 mg, por exemplo, na faixa de 60-100 mg, preferivelmente de 70-90 mg, por exemplo, cerca de 80 mg.
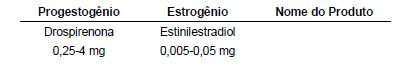
[0044] A forma de dosagem tipicamente contém uma quantidade de progestogênio correspondente a uma quantidade terapeuticamente equivalente de drospirenona de 0,25-4 mg, tal como em uma quantidade correspondente a uma quantidade terapeuticamente equivalente de drospirenona de 1-4 mg, por exemplo, em uma quantidade correspondente a uma quantidade terapeuticamente equivalente de drospi- renona de 2-4 mg, preferivelmente quantidade correspondente a uma quantidade terapeuticamente equivalente de drospirenona de 2,5-3,5 mg, mais preferivelmente quantidade correspondente a uma quantidade terapeuticamente equivalente de drospirenona de 3 mg. Como discutido acima, o progestogênio pode ser complexado com uma ciclo- dextrina.
[0045] Além do mais, a forma de dosagem oral sólida tipicamentecontém uma quantidade de estrogênio correspondente a uma quantidade terapeuticamente equivalente de drospirenona de 0,005-0,05 mg, tal como em quantidade correspondente a uma quantidade terapeuti- camente equivalente de drospirenona de 0,01-0,05 mg, preferivelmente em uma quantidade correspondente a uma quantidade terapeutica- mente equivalente de drospirenona de 0,015-0,035 mg, mais preferivelmente em uma quantidade correspondente a uma quantidade tera- peuticamente equivalente de drospirenona de 0,02-0,03 mg Com discutido acima, o estrogênio pode ser complexado com uma ciclodextri- na.
[0046] Assim, em uma modalidade de interesse particular da invenção, a forma de dosagem compreende 0,25-4 mg de drospirenona e 0,005-0,05 mg de etinilestradiol, tal como 1-4 mg de drospirenona e 0,005-0,05 mg de etinilestradiol, por exemplo 2-4 mg de drospirenona e 0,01-0,05 mg de etinilestradiol, preferivelmente 2,5-3,5 mg de drospi- renona e 0,015-0,035 mg de etinilestradiol, mais preferivelmente cerca de 3 mg de drospirenona e cerca de 0,03 mg de etinilestradiol, ou cerca de 3 mg de drospirenona e cerca de 0,02 de etinilestradiol.
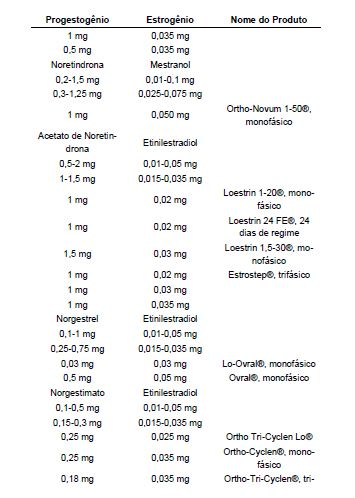
[0047] Enquanto o progestogênio preferido é drospirenona, a incorporação de outros progestogênios está de fato também dentro do escopo da presente invenção. Mais particularmente, a forma de dosagem pode compreender desogestrel em uma quantidade de 0,05-0,5 mg, preferivelmente de 0,075-o,25 mg, tal como 0,1-0,125 mg; diaceta- to de etinodiol em uma quantidade de 0,25-2 mg, preferivelmente 0,751,5 mg, tal como 1 mg; levo-norgestrel em uma quantidade de 0,0250,3 mg, preferivelmente de 0,075-0,25 mg, tal como 0,1 mg ou 0,15 mg; noretindrona (noretisterona) em uma quantidade de 0,2-1,5 mg, preferivelmente 0,3-1,25 mg, tal como 0,4 mg, 0,5 mg ou 1 mg; acetato de noretindrona (noretisterona) em uma quantidade de 0,5-2 mg, preferivelmente 1-1,5 mg, tal como 1 mg ou 1,5 mg; norgestrel em uma quantidade de 0,1-1 mg, preferivelmente de 0,25-0,75 mg, tal como 0,3 mg ou 0,5 mg; norgestimato em uma quantidade de 0,1-0,5 mg, prefe-rivelmente 0,15-0,3 mg, tal como 0,18 mg, 0,215 mg ou 0,25 mg; acetato de ciproterona em uma quantidade de 1-2 mg, preferivelmente 2 mg; dienogest em uma quantidade de 2-3 mg, preferivelmente 2 mg; gestodeno em uma quantidade de 0,05-0,1 mg, preferivelmente 0,060,075 mg, tal como 0,075 mg; e tibolona em uma quantidade de 2-3 mg, tal como 2,5 mg. Da mesma forma, enquanto o estrogênio preferidoé estinilestradiol, a incorporação de outros estrogênios está de fato também dentro do escopo da presente invenção. Mais particularmente, a forma de dosagem pode compreender estradiol em uma quantidade de 1-4 mg ou mestranol de 0,01-0,1 mg, preferivelmente de 0,025-0,075 mg, tal como 0,05. Exemplos específicos de combinações pro- gestogênio-estrogênio, incluindo dosagens preferidas, são dados na tabela abaixo:



[0048] A forma de dosagem oral sólida tipicamente contém umácido tetrahidrofólico em uma quantidade de 0,1-5 mg, tal como em uma quantidade de 0,1-2,5 mg, por exemplo, em uma quantidade de 0,2-0,8 mg, preferivelmente em uma quantidade de 0,03-0,7 mg, mais preferivelmente de 0,4-0,6 mg, mais preferivelmente em uma quantidade de 0,42-0-49 mg. Como explicado acima, o ácido tetrahidrofólico é preferivelmente ácido 5-metil-(6S)-tetrahidrofólico ou um sal farma- ceuticamente aceitável do mesmo, tal como um sal de metal alcalino terroso, em particular o sal de cálcio. O sal, tal como o sal de cálcio, de ácido 5-metil-(6S)-tetrahidrofólico deve preferivelmente estar na forma cristalina, tal como a forma cristalina Tipo I descrita na US 6.441.168.
[0049] Os vários excipientes podem ser incorporados na forma dedosagem da invenção na quantidade indicada anteriormente. Entretanto, em uma modalidade de interesse da invenção a forma de dosagem compreende celulose microcristalina, monohidrato de lactose ou uma combinação de celulose microcristalina e monohidrato de lactose. Consequentemente, em uma modalidade de interesse da invenção a forma de dosagem compreende celulose microcristalina em uma quan-tidade de 5-80 mg. Preferivelmente, a forma de dosagem compreende celulose microcristalina em uma quantidade de 40-80 mg. Mais prefe-rivelmente, a forma de dosagem compreende celulose microcristalina em uma quantidade de 60-80 mg. Ainda mais preferivelmente, a forma de dosagem compreende celulose microcristalina em uma quantidade de 65-80 mg. O mais preferivelmente, a forma de dosagem compreende celulose microcristalina em uma quantidade de 65-77 mg. A celulose microcristalina pode ser o único ou apenas o preenchedor presente na forma de dosagem, isto é, a forma de dosagem da invenção pode ser livre de outros enchedores que não celulose microcristalina. Em outra modalidade de interesse da invenção a forma de dosagem compreende monohidrato de lactose em uma quantidade de 5-80 mg, tal como de 10-80 mg. Preferivelmente, a forma de dosagem compreende monohidrato de lactose em uma quantidade de 40-80 mg. Mais preferivelmente, a forma de dosagem compreende monohidrato de lactose em uma quantidade de 60-80 mg. Ainda mais preferivelmente, a forma de dosagem compreende monohidrato de lactose em uma quantidade de 65-80 mg. O mais preferivelmente, a forma de dosagem compreende monohidrato de lactose em uma quantidade de 65-77 mg. O mo- nohidrato de lactose pode ser o único ou apenas o preenchedor presente na forma de dosagem, isto é, a forma de dosagem da invenção pode ser livre de outros enchedores que não monohidrato de lactose. Em uma modalidade de alto interesse da invenção a forma de dosagem compreende celulose microcristalina em uma quantidade de 1565 mg e monohidrato de lactose em uma quantidade de 5-65 mg. Em uma modalidade deste aspecto da invenção celulose microcristalina constitui a maior parte do sistema preenchedor celulose microcristali- na-monohidrato de lactose, isto é a forma de dosagem compreende monohidrato de lactose em uma quantidade de 15-50 mg e celulose microcristalina em uma quantidade de 25-65 mg. Ainda mais preferi-velmente, a forma de dosagem compreende monohidrato de lactose em uma quantidade de 15-35 mg e celulose microcristalina em uma quantidade de 30-55 mg. O mais preferivelmente, a forma de dosagem compreende monohidrato de lactose em uma quantidade de 20-30 mg e celulose microcristalina em uma quantidade de 40-50 mg. Em outra, e atualmente preferida, modalidade deste aspecto da invenção mo- nohidrato de lactose constitui a maior parte do sistema preenchedor celulose microcristalina-monohidrato de lactose, isto é a forma de do-sagem compreende celulose microcristalina em uma quantidade de 15-50 mg e monohidrato de lactose em uma quantidade de 25-65 mg. Ainda mais preferivelmente, a forma de dosagem compreende celulose microcristalina em uma quantidade de 15-35 mg e monohidrato de lactose em uma quantidade de 30-55 mg. O mais preferivelmente, a forma de dosagem compreende celulose microcristalina em uma quan-tidade de 20-30 mg e monohidrato de lactose em uma quantidade de 40-50 mg.
[0050] Foi descoberto que o problema com respeito à estabilidadede um ácido tetrahidrofólico assim como o problema associado com a obtenção de rápida liberação de progestogênio dos comprimidos pre-parados por compressão direta poderiam de fato serem pelo menos parcialmente resolvidos preparando a composição por meio de granu-lação,isto é, em uma modalidade preferida a composição da invenção é uma composição granulada; devido a exposição ao estresse mecânico e umidade durante o processo de granulação, a pessoa videsada na técnica não contemplaria preparar uma composição contendo ácido tetrahidrofólico por granulação como ele esperaria que o ácido tetrahi- drofólico sensível ao ar e a umidade degrade significativamente sob tais condições de fabricação. Todavia, o presente inventor foi contra este preconceito e descobriu, combinando granulação com seleção apropriada de excipientes, que uma composição granulada estável (com relação ao ácido tetrahidrofólico, que simultaneamente preencheu as exigências necessárias com relação a liberação rápida do es- trogênio e do progestogênio, poderia ser obtida.
[0051] Assim, como será entendido a partir da discussão acimabem como os exemplos providos aqui, a composição da invenção épreferivelmente preparada por meio de um processo de granulação, isto é, as substâncias do fármaco, incluindo o ácido tetrahidrofólico, juntas com os excipientes apropriados, são sujeitas ao processo de granulação, preferivelmente processo de granulação úmido tal como um processo de granulação de leito de fluido. Consequentemente, em uma modalidade preferida a composição da invenção é uma composição granulada. Após o processo de granulação, os grânulos podem ser adicionalmente processados para a forma de dosagem final. Em uma modalidade da invenção os grânulos podem ser preenchidos em sachês ou cápsulas, tais como cápsulas de gelatina duras. Entretanto, em uma modalidade preferida da invenção os grânulos são processados em comprimidos por compressão e subsequentemente revestidos com película. Como será entendido, o ácido tetrahidrofólico pode, em uma modalidade da invenção, ser adicionado antes ou durante o processo de granulação. Neste caso o ácido tetrahidrofólico pode ser relacionado como um componente de "fase interna" desde que ele forme parte do grânulo como tal. Em outra modalidade da invenção, o ácido tetrahidrofólico é adicionado aos grânulos no final do processo de granulação,ou após o processo de granulação ter sido completado, isto e, o ácido tetrahidrofólico pode ser relacionado como um "componente externo". Assim, o ácido tetrahidrofólico pode ser incorporado nos grânulos como um componente de "fase interna", como um componente de "fase externa" ou como uma combinação dos mesmos. Em uma modalidade preferida da invenção, o ácido tetrahidrofólico está presente como um componente de "fase externa".
[0052] Consequentemente, a presente invenção é também direcionada a um processo para a fabricação de uma composição e acordo com a invenção, que compreende as etapas de: (i) sujeitar um progestogênio, um estrogênio e pelo menos um excipiente farmaceuticamente aceitável para um processo de gra- nulação, (ii) misturar um ácido tetrahidrofólico ou um sal do mesmo com os grânulos formados na etapa (i), e (iii) opcionalmente continuar o processo de granulação, e/ou (iv) opcionalmente coletar os grânulos.
[0053] Na etapa (i), o progestogênio, o estrogênio e pelo menosum excipiente farmaceuticamente aceitável, tal como monohidrato de lactose, celulose microcristalina ou uma combinação dos mesmos, são carregados em um granulador, preferivelmente um granulador de leito fluidizado. Um líquido de granulação, tipicamente contendo um agluti-nante tal como HPC, é então aplicado e, no caso de granulação de leito fluidizado, o líquido de granulação é aspergido continuamente para o eito fluidizado enquanto aquece o fluxo de ar do leito fluidizado. A fim de evitar granulação do ácido tetrahidrofólico durante o processo de granulação, é preferido que o ácido tetrahidrofólico ou um sal do mesmo é misturado com os grânulos formados na etapa (i) no final do, próximo ao final do, ou após, o processo de granulação. Se desejado, o processo de granulação pode, entretanto, ser continuado após adição do ácido tetrahidrofólico. Tipicamente, um desintegrante e um lubrificantesão também misturados com os grânulos formados na etapa (i) junto com o ácido tetrahidrofólico.
[0054] Os grânulos obteníveis pelo processo acima podem seradicionalmente processados em uma forma de dosagem desejada, por exemplo, um comprimido, por compressão. Assim, em um aspecto adicional a presente invenção é também direcionada para um processo para a fabricação de uma forma de dosagem sólida de acordo com a invenção, que compreende as etapas de: (i) preparar grânulos de acordo com o processo de acordo com a invenção, e (ii) formular os grânulos em formas de dosagem orais sóli- das.
[0055] Enquanto a composição da invenção está preferivelmentena forma de uma composição de grânulos que pode subsequentemente ser processada em uma forma de dosagem desejada, é contemplado que no caso de forma de dosagem de progestogênio de baixa dose são preparados os problemas de liberação rápida associados com este componente ativo não serão tão pronunciados quando doses mais elevadas do progestogênio, em particular drospirenona, são requeridos na forma de dosagem. Consequentemente, a presente invenção também se refere a um comprimido, em particular a um comprimido preparado por compressão direta, compreendendo um progestogênio, um estrogênio, um ácido tetrahidrofólico ou um sal farmaceuticamente aceitável dos mesmos, e pelo menos um excipiente ou veículo farma- ceuticamente aceitável, em que a quantidade do progestogênio é de 0,025-1,5 mg, tal como 0,025-1 mg, 0,05-1 mg, 0,075-0,075 mg ou 0,10,5 mg. Deve ser entendido que todas as declarações feitas acima, em particular as declarações com respeito a excipientes preferidos, pro- gestogênios preferidos, estrogênios preferidos, ácidos tetrahidrofólicos preferidos bem como quantidades relevantes de tais componentes, aplicar mutatis mutandis a este aspecto da invenção.
[0056] Além do mais, enquanto a composição da invenção preferivelmente compreende um progestogênio bem como um estrogênio, deve ser entendido que composições e formas de dosagem não contêm um estrogênio. Um exemplo de tal forma de dosagem é Microlut® (também conhecido como a "minipílula"), quem contém 0,03 mg de levo-norgestrel e sem estrogênio. Consequentemente, em um aspecto adicional, a presente invenção se refere a uma composição farmacêuticasólida compreendendo um progestogênio, um ácido tetrahidrofóli- co ou um sal farmaceuticamente aceitável dos mesmos, pelo menos um excipiente ou veículo farmaceuticamente aceitável. Como será en- tendido, todas as declarações feitas acima, em particular as declarações com respeito a excipientes preferidos, progestogênios preferidos, ácidos tetrahidrofólicos preferidos bem como quantidades relevantes de tais componentes, aplicar mutatis mutandis a este aspecto da invenção.
[0057] Com respeito a estabilidade do ácido tetrahidrofólico, oslimites de especificação normais de um ingrediente ativo deve ser apli-cado. Uma referência adequada é o monógrafo USP XXIX "comprimidos de ácido fólico", que especifica que um conteúdo que 90-115% da quantidade declarada do ácido fólico deve subsequentemente ser identificável no produto. As composições e as formas de dosagem providas pela presente invenção completam as exigências regulatórias acima mencionadas. Diferentemente expresso, a composição ou forma de dosagem da invenção tem uma estabilidade tal que pelo menos 80% da quantidade inicial do ácido tetrahidrofólico está presente na composição ou na forma de dosagem após armazenamento em um recipiente fechado por 24 meses a 25°C e 60% de umidade relativa. Em adição, ou na alternativa, a composição ou a forma de dosagem da invenção tem uma estabilidade tal que pelo menos 90%, preferivelmente pelo menos 95%, da quantidade inicial do ácido tetrahidrofó- lico está presente na composição ou na forma de dosagem após armazenamento em um recipiente fechado pó 12 meses a 25°C e 60% de umidade relativa. No presente contexto, o termo "conteúdo inicial", quando usado em conexão com um ácido tetrahidrofólico, se refere à quantidade medida do ácido tetrahidrofólico determinado imediatamente após a fabricação da composição ou forma de dosagem ou, alternativamente em um recipiente fechado por não mais do que 5 dias a 25°C e 60% de umidade relativa. Assim, o termo "quantidade inicial" não se refere à quantidade declarada do ácido tetrahidrofólico, nem à quantidade teórica de ácido tetrahidrofólico (adicionado), mas de pre- ferência à quantidade medida do ácido tetrahidrofólico presente na composição ou forma de dosagem determinada imediatamente após sua fabricação ou após armazenamento por um curto período de tempo como descrito acima.
[0058] Em outra modalidade, a composição ou a forma de dosagem da composição tem uma estabilidade tal que 80% da quantidade declarada do ácido tetrahidrofólico está presente na composição ou na forma de dosagem após armazenamento em um recipiente fechado por 24 meses a 25°C e 60% de umidade relativa. Em adição, ou na alternativa, a composição ou a forma de dosagem da invenção tem uma estabilidade tal que pelo menos 90%, preferivelmente 95%, da quantidade declarada do ácido tetrahidrofólico está presente na composição ou na forma de dosagem após armazenamento em um recipiente fechado por 12 meses a 25°C e 60% de umidade relativa. No presente contexto, o termo "quantidade declarada" se refere à quantidade declarada do ácido tetrahidrofólico presente na composição ou na dosagem. A quantidade declarada do ácido tetrahidrofólico é normalmente aparente a partir da informação provida no folheto.
[0059] Em ainda outra modalidade, a composição ou a forma dedosagem da invenção tem uma estabilidade tal que a soma dos produtos de decomposição do ácido tetrahidrofólico é na maioria 10%, prefe-rivelmente na maioria 8%, mais preferivelmente na maioria 6%, ainda mais preferivelmente na maioria 5%, o mais preferivelmente na maioria 4%, após armazenamento em um recipiente fechado por 6 meses ou 12 meses a 25 °C e 60% de umidade relativa. A soma dos produtos de decomposição do ácido tetrahidrofólico pode ser determinada como descrito na seção intitulada "descrição de produtos de decomposição" deste documento.
[0060] Em ainda outra modalidade, a composição ou a forma dedosagem da invenção tem uma estabilidade tal que a soma de produ- tos de decomposição de ácido tetrahidrofólico é na maioria 10%, prefe-rivelmente na maioria 8%, mais preferivelmente na maioria 6%, ainda mais preferivelmente na maioria 5%, o mais preferivelmente na maioria 4%, após armazenamento em um recipiente fechado por 1 mês, 2 meses ou 3 meses a 40 °C e 75% de umidade relativa. A soma dos produtos de decomposição do ácido tetrahidrofólico pode ser determinada como descrito na seção intitulada "descrição de produtos de decompo-sição"deste documento.
[0061] Como é evidente a partir da descrição deste documento, ascomposições ou as formas de dosagem da invenção são adequadas para inibição de ovulação em uma fêmea, isto é, para provide contracepções femininas. Em adição, devido a presença de um ácido tetra- hidrofólico ou um sal do mesmo, as composições e formas de dosagem da invenção são também úteis para o tratamento ou prevenção de deficiência de folato, incluindo anemia e sangramentos.
[0062] Em uma modalidade particular adicional, a presente invenção se refere a uma preparação farmacêutica ou kit consistindo es-sencialmente em 21, 22, 23 ou 24, em particular 21 ou 24, separada-mente embalada e unidades de dosagem oral sólida individualmente removíveis e acordo com a invenção colocada em uma unidade de embalagem, e 7, 6, 5 ou 4, em particular 7 ou 4 separadamente embalada e unidade de dosagem oral sólida removíveis contento um ácido tetrahidrofólico como o único agente ativo colocado em uma unidade de embalagem.
[0063] As formas de dosagem contendo um ácido tetrahidrofólicocomo um único agente ativo podem ser preparadas por qualquer método conhecido na técnica enquanto o ácido tetrahidrofólico ainda completa os critérios de estabilidade descritos aqui. Em uma modalidade, a forma de dosagem contendo um ácido tetrahidrofólico como um único agente ativo é essencialmente idêntico às formas de dosa- gem descritas aqui, mas nenhum progestogênio ou estrogênio é incluído.
[0064] A preparação (ou kit) pode ser uma preparação de uma fase, isto é, uma preparação em que as quantidades do progestogênio e do estrogênio permanecem constantes para o período de 21, 22, 23 ou 24 dias. Alternativamente, quantidades de um ou outro ou ambos os agentes ativos (isto é, o progestogênio e o estrogênio) podem ser variadas pelo período de 21, 22, 23 ou 24 dias para gerar uma preparação de múltipla fase, por exemplo, uma preparação de duas ou três fases, tal como descrito em, por exemplo, US 4.621.079. Assim enquanto a preparação pode ser de uma fase ou uma preparação de múltipla fase, a quantidade do ácido tetrahidrofólico preferivelmente permanece constante por todo ciclo inteiro, isto é, por todos os 28 dias.
[0065] Uma unidade de embalagem compreendendo as formas dedosagem descritas acima pode ser preparada de uma maneira análoga aquela de preparar outros contraceptivos orais. Isto pode, por exemplo, ser uma embalagem de blíster ou qualquer outra forma conhecida para esta finalidade, por exemplo uma embalagem compreendendo o número apropriado de unidades de dosagem (neste caso tipicamente 28 ou múltiplo de 28)em uma embalagem de blíster vedada com uma embalagem de papel cartão, papelão, papel laminado ou plástico e fechadas em uma cobertura adequada.
[0066] Da mesma forma, as composições ou as formas de dosagem da invenção são também adequadas para tratamento de doenças, condições ou sintomas associados a níveis endógenos deficientes de estrogênio em mulheres. Neste caso, os progestogênios acima mencionados são preferivelmente combinados com um estrogênio se-lecionado do grupo consistindo em estradiol, sulfamatos de estradiol, valerato de estradiol, benzoato de estradiol. Um exemplo específico de uma forma de dosagem preferida compreende 0,25-3 mg de drospire- nona e 0,5-2 mg de estradiol, tal como 1-3 mg de drospirenona e 0,5-2 mg de estradiol, preferivelmente 1,5-2,5 mg de drospirenona e 0,5-1,5 mg de estradiol, mais preferivelmente cerca de 2 mg de drospirenona e cerca de 1 mg de estradiol (Angeliq®). Outros exemplos incluem composições ou formas de dosagem compreendendo valerato de estradiol e acetato de ciproterona, valerato de estradiol e dienogest, etini- lestradiol e gestodeno, e etilestradiol e levo-norgestrel. Níveis deficientes de estrogênio podem ocorrer por uma variedade de razões. Por exemplo, níveis deficientes de estrogênio podem ser causados por exemplo, menopausa natural, peri-menopausa, pós-menopausa, hipo- gonadismo, castração ou falha ovariana primária. Níveis baixos de es- trogênio, independente da causa, levam a uma qualidade de vida diminuída geral para mulheres. Sintomas, doenças e condições variam de sendo meramente inconvenientes à ameaça de vida. As composições e formas de dosagem descritas aqui proveem alívio eficaz de todos os sinais psicológicos e fisiológicos de deficiência de estrogênio. Sintomas transitórios, tais como sinais vasomotores e sintomas psicológicos são certamente incorporados na área terapêutica. Sinais va- somotores compreendem, mas não são limitados a pressão arterial, ataques de suor tal como sudoreses noturnas, e palpitações. Sintomas psicológicos de deficiência de estrogênio compreendem, mas não são limitados a insônia e outras condições do sono, memória fraca, perda de segurança, mudanças de humor, ansiedade, perda de libido, dificuldades em concentração, dificuldade em tomar decisões, energia diminuída e direção, irritabilidade e ataques de choro. O tratamento dos sintomas acima mencionados podem ser associados com a fase de peri-menopausa da vida de uma mulher ou depois, algumas vezes muito tempo depois menopausa. É antecipado que as composições e formas de dosagem descritas aqui são aplicáveis a esses e outros sin-tomastransitórios durante a fase de peri-menopausa, menopausa ou fase de pós-menopausa. Além do mais, os sintomas acima mencionados podem ser aliviados se a causa da deficiência de estrogênio for hipogonadismo, castração ou falha ovariana primária. Em outra moda-lidade da invenção, as composições ou formas de dosagem descritas aqui são usadas para o tratamento de efeitos permanentes de deficiência de estrogênio. Efeitos permanentes compreendem mudanças físicas tais como atrofia urogenital, atrofia dos seios, doença cardiovascular, mudanças na distribuição capilar, espessura do cabelo, mudanças na condição da pele e osteoporose. Atrofia urogenital, e condições associadas a ela tais como secura vaginal, aumento no pH vaginal e subsequentes mudanças na flora, ou eventos que levam a tal atrofia, tais como diminuição na vascularidade, fragmentação de fibras elásticas, fusão de fibras de colágeno, ou diminuição no volume de célula, são sintomas que seriam particularmente relevantes como sendo tratados com as composições ou formas de dosagem descritas aqui. Além disso, as composições ou formas de dosagem descritas aqui são pensadas como sendo relevantes para outras mudanças uro- genitais associadas com deficiências de estrogênio, diminuição na produção de muco, mudanças na população celular, diminuição na produção de glicogênio, diminuição no crescimento de lactobacilos ou aumento no crescimento de estreptococos, estafilococos, ou bacilos de coliformes. Outras mudanças associadas que são pensadas serem de prevenção pela administração das composições ou formas de dosagem descritas aqui são aquelas que podem servir para a vagina suscetível a danos ou infecção, tais como descargas exudativas, vagi- nite, dispareonia. Além do mais, infecções do trato urinário e incontinência são outros sintomas comuns associados a níveis de estrogê- nios baixos. Outras modalidades da invenção incluem a prevenção ou alívio de mudanças físicas associadas a deficiências de estrogênio, tal como mudanças na pele, mudanças na distribuição do cabelo, espes- sura do cabelo, atrofia dos seios, ou osteoporose. A prevenção e ge-renciamento da osteoporose, mais notadamente osteoporose de pós- menopausa, é uma modalidade de interesse particular da invenção. Além do mais, desmineralização do osso, redução de massa e densi-dadeóssea, afinamento e interrupção do trabéculo e/ou consequente aumento de fraturas no osso ou deformações no osso são pensadas serem particularmente relevantes. O tratamento profilático de osteopo- rose é uma aplicação terapêutica interessante das composições ou formas de dosagem da invenção. Uma modalidade de interesse particular da invenção é direcionada a diminuição de frequência, persistên-cia,duração e/ou sevideidade de pressão arterial, ataques de sudore- se, palpitações, condições do sono, mudanças de humor, nervosismo, ansiedade, memória fraca, perda de segurança, perda de libido, con-centração fraca, energia diminuída, direção diminuída, irritabilidade, atrofia urogenital, atrofia dos seios, doença cardiovascular, mudanças na distribuição capilar, espessura do cabelo, mudanças na condição da pele, osteoporose (incluindo prevenção de osteoporose), mais no- tadamente pressão arterial, ataques de sudorese, palpitações, condições do sono, mudanças de humor, nervosismo, ansiedade atrofia urogenital, atrofia dos seios, bem como prevenção ou gerenciamento de osteoporose. Outra modalidade de interesse da invenção é direcionada ao tratamento de pressão arterial, ataques de sudorese, palpitações, condições do sono, mudanças de humor, nervosismo, ansiedade,memória fraca perda de segurança, perda de libido, concentração fraca, energia diminuída, direção diminuída, irritabilidade, atrofia urogenital, atrofia dos seios, doença cardiovascular, mudanças na distribuição capilar, espessura do cabelo, mudanças na condição da pele, osteoporose (incluindo prevenção de osteoporose), mais notadamente pressão arterial, ataques de sudorese, palpitações, condições do sono, mudanças de humor, nervosismo, ansiedade atrofia urogenital, atrofia dos seios, bem como prevenção ou gerenciamento de osteoporose.
[0067] A invenção é adicionalmente ilustrada pelos seguintesexemplos não-limitantes.
MATERIAIS E MÉTODOS
Determinação de produtos de decomposição
[0068] A separação e quantificação de 5-metil-(6S)-tetrahidrofolatode cálcio bem como de sua degradação é conduzida por HPLC em uma coluna de fase revidesa (Ph. Eur. 2.2.9, USP <621>, JP No. 27) usando um padrão de calibração externo. Amostras devem ser analisadas sem atraso.
[0069] A dissolução de etinilestradiol e drospirenona foi investigada pelo método Paddle II USP XXIX usando água a 37°C como o meio de dissolução e 50 rpm como a taxa de agitação.
[0070] Dissolução de 5-metil-(6S)-tetrahidrofolato de cálcio foi investigada pelo Método Paddle II USP XXIX usando uma solução e aquosa de ácido ascórbico a 0,03% (ajustada para pH 3,5 com de tampão de fosfato a 0,05 M) a 37°C como o meio de dissolução e 50 rpm como a taxa de agitação. EXEMPLOS
Exemplo 1 - Compressão direta; celulose microcristalina
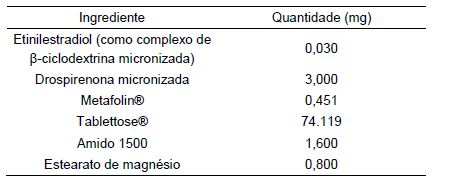
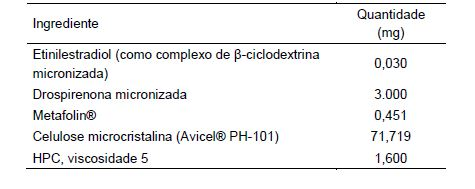
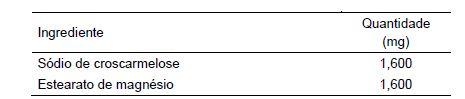
[0071] Um comprimido de 80 mg de seguinte composição foi preparado por compressão direta:
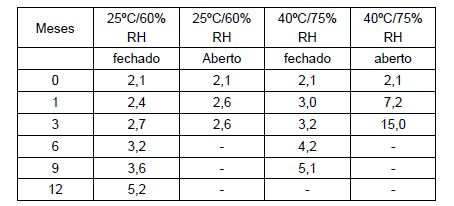
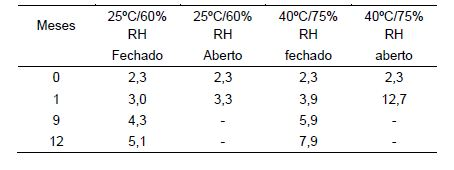
[0072] A estabilidade de 5-metil-(6S)-tetrahidrofolato de cálcio aoarmazenar sob várias condições foi testada. Os seguintes dados de estabilidade (vide Tabelas 1 e 2 abaixo) foram obtidos ao armazenar a 25°C/60% RH e 40°C/75% RH, respectivamente. Estabilidade foi testada em aberto bem como recipientes fechados. TABELA 1: Soma de produtos de decomposição em %
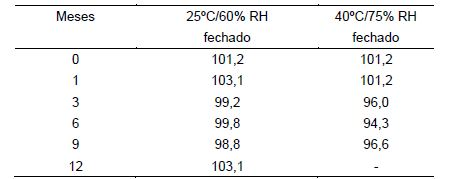
TABELA 2: Quantidade de Metafolin® em %
[0073] Como pode ser visto, uma estabilidade satisfatória de 5-metil-(6S)-tetrahidrofolato de cálcio foi obtido a 25°C, mesmo sob con-dições onde o foi permitido que o comprimido fosse exposto ao ar livre. Além do mais, uma estabilidade satisfatória foi obtida a 40°C (recipiente fechado), ao passo que uma degradação significante de 5-metil- (6S)-tetrahidrofolato de cálcio foi vista quando o comprimido foi armazenado a 40°C e, ao mesmo tempo, exposto ao ar livre. Os dados de estabilidade acima também são apresentados na Figura 1.
[0074] Os perfis de dissolução são mostrados na Figura 2. Como pode ser visto a partir da Figura 2, etinilestradiol e 5-metil-(6S)- tetrahidrofolato de cálcio foram liberados imediatamente a partir da composição do comprimido, ao passo que a dissolução de drospireno- na foi insatisfatoriamente baixa. Esta descoberta foi surpreendente, em particular uma vez que o comprimido desintegrado dentro de 5 minutos sob as condições usadas.
Exemplo 2 - Compressão direta; Cellactose® (monohidrato de lactose/ energia de celulose)
[0075] Um núcleo de comprimido de 80 mg tendo a seguinte composição foi preparado por compressão direta:
[0076] A estabilidade de 5-metil-(6S)-tetrahidrofolato de cálcio aoarmazenar sob várias condições foi testada. Os seguintes dados de estabilidade (vide Tabelas 3 e 4 abaixo) foram obtidos ao armazenar em 25°C/60% RH e 40°C/75% RH, respectivamente. Estabilidade foi testada em aberto bem como em recipientes fechados. TABELA 3: Soma de produtos de decomposição em %
TABELA 4: Quantidade de Metafolin® em %
[0077] Como pode ser visto, uma estabilidade satisfatória de 5-metil-(6S)-tetrahidrofolato de cálcio foi obtida a 25°C. Entretanto, como no exemplo 1, a dissolução de drospirenona foi insatisfatoriamente baixa.
Exemplo 3 - Compressão direta; Tablettose® (monohidrato de lactose)
[0078] Um núcleo de comprimido de 80 mg tendo a seguinte composição foi preparado por compressão direta :
[0079] A estabilidade de 5-metil-(6S)-tetrahidrofolato de cálcio foiencontrada como não sendo satisfatória quando armazenado a 25°C/60% RH e 40°C/75% RH, respectivamente. Como nos exemplos 1 e 2, a dissolução de drospirenona foi insatisfatoriamente baixa.
Exemplo 4 - Compressão direta; Celulose microcristali-na/monohidrato de lactose
[0080] A fim de investigar se a dissolução de drospirenona poderiaser aumentada, foi decidido preparar um comprimido de acordo com o Exemplo 1, mas onde cerca de um terço da celulose microcristalina foi recolocada por monohidrato de lactose (em vez de efeito desestabili- zante de monohidrato de lactose em 5-metil-(6S)-tetrahidrofolato de cálcio, conforme Exemplos 2 e 3).
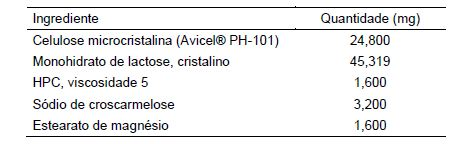
[0081] Assim, um núcleo de comprimido de 80 mg tendo a seguintecomposição foi preparado por compressão direta:
[0082] Uma estabilidade satisfatória de 5-metil-(6S)-tetrahidrofolato de cálcio sob várias condições de armazenamento foi observada.
[0083] O perfil de dissolução é mostrado na Figura 3, e como podeser visto a partir da Figura 3 a dissolução de drospirenona foi insatisfa- toriamente baixa e quase idêntica ao perfil de liberação obtido para o comprimido preparado no Exemplo 1.
Exemplo 5 - Granulação de leito fluidizado; celulose microcrista- lina/monohidrato de lactose
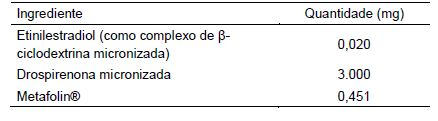
[0084] Um núcleo de comprimido de 80 mg tendo a seguinte composição foi preparado
[0085] Uma preparação granulada foi preparada carregando umgranulador de leito fluidizado com drospirenona, etinilestradiol, mo- nohidrato de lactose, celulose microcristalina e ativando o leito fluidi- zado. Uma solução aquosa de ligante (HPC) foi aspergida continuamente no leito fluidizado ao mesmo tempo em que seca aquecendo o fluxo de ar do leito fluidizado. No final do processo, 5-metil-(6S)- tetrahidrofolato de cálcio, croscarmelose e estearato de magnésio forma socados no granulador e misturados com os grânulos mantendo o leito fluidizado. Os granulados resultantes foram comprimidos em núcleos de comprimidos usando uma prensa de comprimido.
[0086] Uma estabilidade satisfatória de 5-metil-(6S)-tetrahidrofolato de cálcio sob várias condições de armazenamento foi observada.
[0087] Além do mais, e como pode ser visto a partir da Figura 3,um perfil de liberação imediata de drospirenona foi observado, isto é, a dissolução de drospirenona foi comparável ao perfil de dissolução do contraceptivo oral Yasmin® contendo drospirenona.
[0088] Uma preparação granulada foi preparada como descrita noExemplo 5. Uma estabilidade satisfatória de 5-metil-(6S)- tetrahidrofolato de cálcio sob várias condições de armazenamento foi observada.
[0089] Como pode ser visto na Figura 3, drospirenona foi liberadamais vagarosamente a partir deste comprimido comparada ao com-primido preparado no Exemplo 5. Entretanto, a drospirenona liberada foi ainda satisfatória e comparável ao contraceptivo oral Yaz® contendo drospirenona.