Campo da Invenção
[0001] A presente invenção refere-se a um microrganismo.
[0002] Em particular, a presente invenção refere-se a um microrganismo transformado capaz de: (i) converter uma aldopentose a uma cetopentose a uma taxa maior do que o microrganismo equivalente antes da transformação; e/ou (ii) aumentar a taxa de crescimento na presença de aldopentose do que o microrganismo equivalente antes da transformação; e/ou (iii) aumentar metabolismo de aldopentose do que o microrganismo equivalente antes da transformação.
[0003] A presente invenção também se refere aos métodos para a preparação de microrganismos transformados capazes de: (i) produzir um composto derivado de pentose; e/ou (ii) converter uma aldopentose a uma cetopentose a uma taxa maior do que o microrganismo equivalente antes da transformação; e/ou (iii) uma maior taxa de crescimento na presença de aldopentose do que o microrganismo equivalente antes da transformação; e/ou (iv) um maior metabolismo de aldopentose do que o microrganismo equivalente antes da transformação; os ditos métodos compreendendo a etapa de transformar um microrganismo com uma sequência de nucleotídeos codificando uma aldose-l-epimerase em que o dito microrganismo transformado é capaz de converter uma aldopentose em uma cetopentose.
[0004] Além disso, a presente invenção refere-se aos inóculos e meios de cultura compreendendo o microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método de acordo com a presente invenção.
[0005] A presente invenção adicionalmente se refere aos métodos para produzir biocombustivel e/ou um composto derivado de pentose que compreende cultivar um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método de acordo com a presente invenção.
[0006] Além disso, a presente invenção refere-se a um biocombustivel e/ou composto derivado de pentose obtido por um método da presente invenção.
[0007] Além disso, a presente invenção refere-se ao uso de um microrganismo de acordo com a presente invenção, ou preparado por um método da presente invenção para a produção de uma cetopentose e/ou biocombustivel e/ou um composto derivado de pentose.
Antecedentes da Invenção
[0008] Biocombustiveis estão sendo desenvolvidos como uma alternativa ecológica e sustentável aos combustíveis fósseis para transporte, aquecimento e fornecimento de energia. A alta dos preços do petróleo tornou a produção de biocombustiveis mais economicamente viável e, por fim, a disponibilidade de combustíveis fósseis é limitada. O bioetanol, um biocombustivel, é geralmente considerado como sendo muito mais neutro em termos de CO2 em comparação com o combustível para transporte baseado em petróleo. Além disso, é possível utilizar bioetanol como um substituto parcial, bem como um substituto completo da gasolina sem mudanças drásticas na tecnologia dos motores.
[0009] Tipicamente, o bioetanol é produzido pela fermentação de açúcares derivados de matérias-primas agrícolas - como a cana-de-açúcar, beterraba, milho e cereais (como trigo e milho) - que são materiais vegetais ricos em amido e ricos em açúcar (o restante desses materiais vegetais é referido como resíduo agrícola). No entanto, um problema associado com os processos que utilizam esses materiais é que eles utilizam o que poderia ser usado para alimentos para humanos e ração animal disponíveis. Uma consequência disto é que há uma redução na quantidade de gêneros alimentícios e rações para animais disponíveis o que, por sua vez, aumenta o preço dos alimentos.
[0010] Na verdade, foi previsto que mesmo que a toda a safra de milho dos EUA fosse utilizada para a produção de etanol, não seria possível atender a demanda futura nos EUA. Por exemplo, na primavera de 2008 o Departamento de Agricultura dos EUA estimou que, com base na quantidade de terras EUA semeadas com milho, cerca de 12 bilhões de alqueires de milho seriam colhidos nos EUA em 2008. Usando técnicas atualmente disponíveis na técnica, 2,8 galões de etanol é a produção média de 1 alqueire de milho. Assim, se toda a safra de 2008 de milho dos EUA foi transformada em etanol, 33 bilhões de galões de etanol seriam obtidos. De acordo com a estatística de Administração de Informação de Energia dos EUA, no entanto, 142 bilhões de galões de gasolina foram utilizados como combustível para carros e caminhões em 2007 nos EUA. Supondo que não houve uma redução significativa na demanda por gasolina nos EUA em 2008, então o fornecimento do etanol do milho substituto da gasolina não poderia atender à demanda.
[0011] Assim, a disponibilidade de fontes de matérias vegetais ricas em amido e ricas em açúcar é um fator limitante da taxa de produção de biocombustiveis.
[0012] Os chamados materiais de resíduos agrícolas, por exemplo, da cana-de-açúcar, beterraba, sorgo, grãos de soja, milho e cereais (como trigo e milho) compreendem principalmente material lignocelulósico. Material lignocelulósico compreende principalmente cadeias de açúcar longas. Em geral, cerca de dois terços dos açúcares destes açúcares de cadeia longa são açúcares de hexose (particularmente glicose), que estão principalmente sob a forma de celulose, e cerca de um terço dos açúcares destes açúcares de cadeia longa são açúcares pentoses (particularmente xilose e arabinose) presentes principalmente na forma de polímeros de arabinoxilano. Após a hidrólise da celulose, os açúcares hexose podem ser fermentados pelo método baseado na levedura tradicional. No entanto, a celulose é uma estrutura robusta, que é muito resistente à extração e hidrólise enzimática. Arabinoxilanos são comparativamente mais fáceis de extrair e hidrolisar para liberar, principalmente, açúcares pentoses; mas os açúcares liberados não podem ser fermentados em etanol em uma concentração suficientemente elevada por microrganismos conhecidos.
[0013] Há dois obstáculos para a produção eficiente de etanol a partir de material de residues vegetais associados com a despolimerização da celulose e a falta de organismos adequados que podem metabolizar, para produção em grande escala, os açúcares de pentose em etanol.
[0014] Teoricamente, uma forma de obter tal organismo adequado é transferir a capacidade de metabolizar pentoses a partir de organismos que metabolizam a pentose natural em produtores de etanol de alta eficiência. Este tem sido o assunto de muito trabalho em vários grupos de pesquisa durante os últimos 15-20 anos. Mas com pentoses não foi possivel obter taxas metabólicas comparáveis às taxas obtidas pelo uso de glicose. Para aumentar esta baixa taxa metabólica tem sido e ainda é um assunto de discussão e pesquisa em curso e ainda é um grande obstáculo a utilização de, por exemplo, S. cerevísíae manipulada na fermentação de etanol a partir de pentoses.
Sumário da Invenção
[0015] Surpreendentemente, nós descobrimos que pela modificação de microrganismos para expressar e/ou superexpressar uma aldose-l-epimerase, uma conversão mais rápida de aldopentoses em cetopentoses é facilitada (em comparação com os microrganismos equivalentes anteriores à modificação). Dessa forma, os microrganismos podem ser obtidos que são capazes de uma conversão mais rápida dos açúcares de pentoses (preferivelmente açúcares de aldopentose) em um biocombustivel (de preferência, um biocombustivel compreendendo etanol) em comparação com os microrganismos equivalentes antes da modificação, que é particularmente vantajoso para a produção de biocombustiveis em grande escala industrial.
[0016] Xilulose-5-fosfato é um intermediário (que pode ser derivada da D-xilose, L-arabinose até mesmo D- lixose), que entra na via da pentose fosfato e é adicionalmente metabolizado em etanol em condições anaeróbicas. Uma via metabólica inteira da xilose em etanol é mostrada na Figura 4.
[0017] Ribulose-5-fosfato é um intermediário (que pode ser derivado da D-ribose), que entra na via da pentose fosfato e é adicionalmente metabolizado em etanol em condições anaeróbicas.
[0018] Em um aspecto, a presente invenção fornece um microrganismo transformado capaz de converter uma aldopentose a uma cetopentose a uma taxa maior do que o microrganismo equivalente antes da transformação.
[0019] Em outro aspecto, a presente invenção fornece um microrganismo transformado capaz de uma taxa de crescimento mais alta na presença de aldopentose do que o microrganismo equivalente antes da transformação.
[0020] A presente invenção fornece adicionalmente um microrganismo transformado capaz de um metabolismo mais alto de aldopentose do que o microrganismo equivalente antes da transformação.
[0021] A presente invenção também fornece um microrganismo em que o dito microrganismo compreende uma sequência de nucleotideos que codifica uma aldose-lepimerase exógena.
[0022] Em outro aspecto, a presente invenção fornece um microrganismo em que o dito microrganismo é capaz de expressar uma aldose-l-epimerase exógena.
[0023] Em outro aspecto, a presente invenção fornece um microrganismo em que o dito microrganismo compreende uma sequência de nucleotídeos que codifica uma aldose-l- epimerase exógena, e em que o dito microrganismo é capaz de expressar a dita aldose-l-epimerase exógena; e em que o dito microrganismo é capaz de converter uma aldopentose a uma cetopentose.
[0024] Além disso, a presente invenção fornece um microrganismo que compreende um vetor de expressão que codifica uma aldose-l-epimerase, em que o dito microrganismo é capaz de converter um aldopentose a um cetopentose.
[0025] Em outro aspecto, a presente invenção fornece um microrganismo transformado em que o dito microrganismo é capaz de expressar uma aldose-l-epimerase e em que o dito microrganismo é capaz de converter um aldopentose a uma cetopentose.
[0026] A presente invenção fornece, em um aspecto adicional, um método para preparar um microrganismo transformado capaz de produzir uma cetopentose, o dito método compreendendo a etapa de transformar um microrganismo com uma sequência de nucleotídeos codificando uma aldose-l- epimerase, e em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0027] A presente invenção fornece, em um aspecto adicional, um método para preparar um microrganismo transformado capaz de produzir um composto derivado da pentose, o dito método compreendendo a etapa de transformação de um microrganismo com uma sequência de nucleotídeos que codifica uma aldose-l-epimerase, e em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0028] A presente invenção fornece, em um aspecto adicional, um método para preparar um microrganismo transformado capaz de produzir um composto derivado da pentose a uma taxa maior do que o microrganismo equivalente antes da transformação, o dito método compreendendo a etapa de transformar um microrganismo com uma sequência de nucleotídeos que codifica uma aldose-l-epimerase, e em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0029] Em outro aspecto, a presente invenção fornece um método para preparar um microrganismo transformado capaz de converter uma aldopentose a uma cetopentose a uma taxa maior do que o microrganismo equivalente antes da transformação, o dito método compreendendo a etapa de transformar um microrganismo com uma sequência de nucleotídeos que codifica uma aldose-l-epimerase, em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0030] Em outro aspecto, a presente invenção fornece um método para preparar um microrganismo transformado capaz de converter uma aldopentose a uma cetopentose a uma taxa maior do que o microrganismo equivalente antes da transformação, o dito método compreendendo a etapa de transformar um microrganismo de tal forma que a expressão de uma aldose-l-epimerase seja supra-regulada, em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0031] Além disso, a presente invenção fornece um método para preparar um microrganismo transformado capaz de uma taxa de crescimento maior na presença de aldopentose do que o microrganismo equivalente antes da transformação, o dito método compreendendo a etapa de transformar um microrganismo com uma sequência de nucleotideos codificando uma aldose-l-epimerase, em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0032] Em um aspecto adicional, a presente invenção fornece um método para preparar um microrganismo transformado capaz de uma taxa de crescimento maior na presença de aldopentose do que o microrganismo equivalente antes da transformação, o dito método compreendendo a etapa de transformar um microrganismo de tal forma que a expressão de uma aldose-l-epimerase seja supra-regulada, em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0033] A presente invenção adicionalmente fornece um método para preparar um microrganismo transformado capaz de efetuar um metabolismo maior da aldopentose do que o microrganismo equivalente antes da transformação, o dito método compreendendo a etapa de transformar um microrganismo com uma sequência de nucleotideos que codifica uma aldose- l-epimerase, em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0034] Em outro aspecto, a presente invenção fornece um método para preparar um microrganismo transformado capaz de um metabolismo da aldopentose maior do que o microrganismo equivalente antes da transformação, o dito método compreendendo a etapa de transformar um microrganismo de tal forma que a expressão de uma aldose-l-epimerase seja supra- regulada, em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose.
[0035] A presente invenção fornece, em um aspecto adicional, um método para produzir um composto derivado de pentose, em que o dito método compreende o cultivo em um meio de cultura de um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método da presente invenção.
[0036] Em outro aspecto, a presente invenção fornece um método para produzir um composto derivado de pentose compreendendo as etapas de: a. transformar um microrganismo com uma sequência de nucleotídeos que codifica uma aldose-l-epimerase em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose; e b. cultivar o microrganismo transformado em meio de cultura.
[0037] A presente invenção fornece, em um aspecto adicional, um método para produzir uma cetopentose, em que o dito método compreende o cultivo em meio de cultura de um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método da presente invenção.
[0038] Em outro aspecto, a presente invenção fornece um método para produzir um cetopentose compreendendo as etapas de: a. transformar um microrganismo com uma sequência de nucleotídeos codificando uma aldose-l-epimerase em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose; e b. cultivar o microrganismo transformado em um meio de cultura.
[0039] Cetopentoses aqui mencionadas podem ser metabolizadas adicionalmente dentro da célula facilitando a produção de uma gama de produtos, que incluem, mas não estão limitados, a: etanol, ácido lático, ácido succinico, ácido acético, acetaldeido, ácido itacônico, cresol, ácido 3- hidroxipropiônico, poli-3-hidroxialcanoatos, ácido protocatecuico, pirocatecol, guaiacol, veratrol, vanilina, ácido vanilico, álcool vanilico, ácido mucônico, ácido adipico, ácido 4-hidroxibenzóico, 4-hidroxibenzaldeido, ácido 4-metoxibenzóico, 4-aminobenzoato, 4-hidroxianilina, 4-metoxianilina, quinol, anisol, fenol, ácido antranilico, 3-hidroxiantranilato, ácido 2,3-diidroxibenzóico, 2- aminofenol, 1,4-cicloexanodiona e aminoácidos aromáticos.
[0040] Em outro aspecto, a presente invenção fornece um método para a produção de biocombustivel, em que o dito método compreende a etapa de cultivar em meio de cultura um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método de acordo com a presente invenção.
[0041] Em outro aspecto, a presente invenção fornece um método para preparar um microrganismo transformado capaz de produzir um biocombustivel a uma taxa superior em um meio do que o microrganismo equivalente antes da transformação, o dito método compreendendo a etapa de transformar um microrganismo com uma sequência de nucleotideos que codifica uma aldose-l-epimerase, de preferência em um vetor de expressão codificando a mesma, em que o dito microrganismo transformado é capaz de converter um aldopentose a uma cetopentose.
[0042] Em outro aspecto, a presente invenção fornece um método para produzir um biocombustivel que compreende as etapas de: a. transformar um microrganismo com uma sequência de nucleotideos que codifica uma aldose-l-epimerase, de preferência em um vetor de expressão que codifica a mesma, em que o dito microrganismo transformado é capaz de converter uma aldopentose a uma cetopentose; e b. cultivar o microrganismo transformado em um meio de cultura compreendendo aldopentose.
[0043] Em outro aspecto, a presente invenção fornece um método para produzir um biocombustivel em que o dito método compreende a etapa de cultivar um microrganismo em um meio de cultura, em que o dito microrganismo compreende uma sequência de nucleotideos que codifica uma aldose-l- epimerase e em que o dito microrganismo é capaz de expressar a dita aldose-l-epimerase; e em que o dito microrganismo é capaz de converter um aldopentose a uma cetopentose.
[0044] Em outro aspecto, a presente invenção fornece um biocombustivel obtido ou obtenível por um método de acordo com a presente invenção.
[0045] Em outro aspecto, a presente invenção fornece o uso de um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método da presente invenção para a produção de uma cetopentose.
[0046] Em outro aspecto, a presente invenção fornece o uso de um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método da presente invenção para a produção de um composto derivado de pentose.
[0047] Além disso, a presente invenção fornece o uso de um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método da presente invenção para a produção de biocombustivel.
[0048] Em outro aspecto, a presente invenção fornece o uso de um microrganismo para a produção de biocombustivel, em que o dito microrganismo compreende uma sequência de nucleotídeos que codifica uma aldose-l-epimerase, e em que o dito microrganismo é capaz de expressar a dita aldose-l- epimerase, e em que o dito microrganismo é capaz de converter uma aldopentose a uma cetopentose.
[0049] Em outro aspecto, a presente invenção fornece um inoculo compreendendo um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método de acordo com a presente invenção.
[0050] Além disso, a presente invenção fornece um meio de cultura que compreende um microrganismo de acordo com a presente invenção, ou um microrganismo preparado por um método de acordo com a presente invenção.
Algumas Vantagens
[0051] Vantajosamente, usando os microrganismos de acordo com a presente invenção, os biocombustiveis (como o etanol) podem ser produzidos.
[0052] Outra vantagem é que usando os microrganismos de acordo com a presente invenção, os biocombustiveis (como o etanol) podem ser eficientemente produzidos usando açúcares pentose. Sem querer se ater à teoria, a modificação de microrganismos para expressar ou superexpressar uma aldose-l-epimerase permite um aumento na taxa de interconversão entre anômeros de aldopentose e a conversão intracelular de aldopentoses em cetopentoses - em outras palavras, ela alivia uma limitante restrição - que por sua vez permite uma produção mais rápida e eficiente de etanol pela via da pentose fosfato, em comparação com o microrganismo equivalente anterior à modificação.
[0053] Mais vantajosamente, utilizando os microrganismos de acordo com a presente invenção, os biocombustiveis podem ser produzidos a partir de resíduos, tais como residuos agrícolas (incluindo a palha de cereais - tais como palha de trigo, polpa de beterraba, bagaço de cana-de-açúcar; forragens - tais como forragens de sorgo, soja, amido de milho ou milho; e lascas de madeira). Com a presente invenção, não há necessidade (ou não há uma menor necessidade) de usar materiais (como extrato de cana-de- açúcar, extrato de beterraba, amido de sorgo, amido de milho, amido de trigo ou amido de milho) , que poderiam de outro modo ser utilizados como fonte de alimento para os seres humanos e/ou como ração animal.
[0054] Mais vantajosamente, a presente invenção fornece microrganismos que são capazes de metabolizar, para a produção em grande escala (como a produção industrial), açúcares de pentose (açúcares como aldopentose) em um biocombustivel (como um biocombustivel que compreende etanol) .
[0055] Vantajosamente, os microrganismos de acordo com a presente invenção permitem a ótima utilização dos açúcares liberados pela hidrólise de material lignocelulósico pela fermentação de açúcares de pentose.
[0056] A presente invenção permite a produção de um biocombustivel, que é mais neutro em termos de CO- em comparação com o combustível para transporte baseado em petróleo. Com a presente invenção, as emissões de CO2 serão baixas (até mesmo inferior) ao produzir o biocombustivel de acordo com a presente invenção em comparação com a produção de um combustível para transporte tipico à base de petróleo (combustíveis fósseis).
[0057] Surpreendentemente, a presente invenção mostra que a transformação de microrganismos para expressar aldose-l-epimerase resulta em uma taxa de conversão aumentada de açúcares pentose a um biocombustivel.
Breve Descrição das Figuras
[0058] A Figura 1 é uma representação esquemática das vias metabólicas detalhando o metabolismo das duas aldopentoses mais abundante, D-xilose e L-arabinose. Ambas as aldopentoses são convertidas em uma cetopentose, e adicionalmente em D-xilulose 5-fosfato. Sem querer se ater à teoria, como indicado na figura, o tipo de via (tipo aldose redutase) é encontrado em fungos, enquanto que o outro tipo de via (tipo isomerase) é encontrado em bactérias. No tipo de via fúngica, as primeiras enzimas podem ser chamadas de "D-xilose redutase" e "L-arabinose redutase", mas muitas vezes a mesma enzima pode reduzir tanto a D-xilose quanto a L-arabinose, podendo então servir para ambas as vias, e sendo referidas pelo nome menos especifico "aldose redutase".
[0059] A Figura 2, sem querer ser ater à teoria, a Figura 2 mostra uma representação esquemática do tipo das vias metabólicas fúngica e bacteriana de algumas pentoses menos abundantes (D- e L-lixose, D-ribose), detalhando o metabolismo inicial até a entrada na via da pentose fosfato.
[0060] A Figura 3 é uma representação esquemática da parte não-oxidativa da via da pentose fosfato (PPP).
[0061] A Figura 4 é uma representação esquemática da via da pentose fosfato (PPP). Aqui, cetopentose xilulose-5- fosfato, que pode ser derivada da D-xilose ou L-arabinose, é metabolizada em etanol em condições anaeróbicas. XI xilose isomerase e XK é xiluloquinase. A entrada liquida de xilose no processo e a produção liquida de etanol do processo é mostrada (processo liquido).
Descrição Detalhada da Invenção
[0062] Conforme utilizada aqui, a frase "um microrganismo transformado capaz de converter uma aldopentose a uma cetopentose a uma taxa maior do que o microrganismo equivalente antes da transformação" engloba os microrganismos transformados com uma sequência de nucleotídeos que codifica uma aldose-l-epimerase, como um vetor de expressão que compreende a dita sequência de nucleotídeos, e microrganismos transformados para supra- regular a expressão de uma aldose-l-epimerase (em outras palavras, superexpressar uma aldose-l-epimerase).
[0063] Em uma modalidade, o microrganismo foi transformado com uma sequência de nucleotideos que faz com que o microrganismo superexpresse uma aldose-l-epimerase. Por exemplo, um promotor é inserido no genoma de um microrganismo que permite que o microrganismo superexpresse uma sequência de nucleotideos endógena que codifica uma aldose-1epimerase.
[0064] Em outra modalidade, o microrganismo foi transformado com uma sequência de nucleotideos que codifica uma aldose-l-epimerase. Por exemplo, o microrganismo é transformado com um vetor de expressão que compreende uma sequência de nucleotideos que codifica uma aldose-l- epimerase operavelmente ligada a uma sequência reguladora.
[0065] De preferência, a sequência de nucleotideos que codifica uma aldose-l-epimerase mencionada aqui está em um vetor de expressão que codifica a mesma.
[0066] De preferência, o vetor de expressão aqui mencionado compreende um promotor capaz de superexpressar a sequência de nucleotideos que codifica uma aldose-l- epimerase. Exemplos de tais promotores incluem o promotor GPD, o promotor TEF e o promotor ADP. Promotores preferidos, que podem ser utilizados para superexpressar uma aldose-l- epimerase, pode ser qualquer um dos elementos reguladores que controlam a expressão de sequências de nucleotideos que codificam proteínas envolvidas na glicólise e na fermentação da glicose.
[0067] Como usado aqui, o termo "taxa maior" na frase "um microrganismo transformado capaz de converter uma aldopentose a uma cetopentose a uma taxa maior do que o microrganismo equivalente antes da transformação"refere-se a um microrganismo transformado que é capaz de diminuir a quantidade de aldopentose em um meio de cultura de tal forma que a redução na quantidade de aldopentose no meio de cultura seja de pelo menos 5%, 10%, 20% ou 25% a mais por célula do que o microrganismo equivalente antes da transformação, quando cultivado sob as mesmas condições de cultura para um determinado periodo de tempo na fase de crescimento exponencial.
[0068] O termo "fase de crescimento exponencial" é usado no sentido normal da técnica - por exemplo, os microrganismos se dividem em uma taxa constante de tal forma que o número total de microrganismos duplica a cada divisão. O técnico versado no assunto pode estabelecer prontamente a fase lag (o periodo durante o qual as células se ajustam a um novo ambiente antes do inicio do crescimento exponencial), a fase de crescimento exponencial, a fase estacionária (onde a taxa de divisão celular é igual à taxa de morte celular, dai o número de células viáveis permanece constante) e a fase de morte (em que a contagem de células viáveis diminui) para qualquer microrganismo para um determinado grupo de condições de cultivo.
[0069] O termo "microrganismo equivalente antes da transformação", utilizado aqui se refere ao microrganismo antes da transformação, com uma sequência de nucleotídeos que codifica uma aldose-l-epimerase, ou antes, da transformação, com uma sequência de nucleotídeos que causa a supra-regulação (por exemplo, superexpressão) de uma aldose-l-epimerase.
[0070] Conforme utilizado aqui, o termo "conversão de uma aldopentose a urn cetopentose"refere-se, por exemplo, à conversão da aldopentose xilose a cetopentose xilulose; a conversão da aldopentose arabinose a cetopentose xilulose; a conversão da aldopentose arabinose a cetopentose ribulose; a conversão da aldopentose lixose a cetopentose xilulose; e a conversão da aldopentose ribose a cetopentose ribulose.
[0071] Em um aspecto preferido, a cetopentose é xilulose.
[0072] O termo "um microrganismo transformado capaz de converter uma aldopentose a uma cetopentose"como aqui utilizado, se refere a um microrganismo que compreende uma ou mais sequências de polinucleotídeos que codificam um ou mais polipeptideos envolvidos na conversão de uma aldopentose a uma cetopentose. Exemplos de polipeptideos capazes de converter uma aldopentose a uma cetopentose incluem xilose isomerase, arabinose isomerase, D-lixose isomerase e ribose isomerase; a combinação de xilose redutase e xilulose redutase, a combinação de arabinose redutase, L- arabitol-4-desidrogenase, L-xilulose redutase e D-xilulose redutase, e a combinação de D-lixose redutase e D-arabinitol desidrogenase. O(s) polipeptideo(s) pode(m) ser endógenos e/ou exógenos ao dito microrganismo. O(s) polipeptideo(s) pode (m) ser codificado (s) por um ou mais vetor (es) de expressão.
[0073] De preferência, a aldopentose é selecionada do grupo consistindo de xilose, arabinose, ribose e lixose. De preferência, a aldopentose é xilose ou arabinose. Mais preferivelmente, a aldopentose é xilose.
[0074] A conversão espontânea entre α-aldopentose e β-aldopentose em microrganismos é lenta. Por exemplo, a conversão espontânea de β-D-xilose em a-D-xilose tem um valor de K de primeira ordem de cerca de 0,094/min em temperatura fisiológica (Bailey et al, 1969).
[0075] Como usado aqui, o termo "superexpressa" na frase "uma sequência de nucleotideos que faz com que o microrganismo superexpresse uma aldose-l-epimerase" e "um promotor capaz de superexpressr a sequência de nucleotideos que codifica uma aldose-l-epimerases"refere-se a um aumento da expressão de zero a um nivel de expressão que vai de um menor nivel de expressão de um maior nivel de expressão (por exemplo, a supra-regulação) quando o microrganismo transformado é comparado com o microrganismo equivalente antes da transformação. Microrganismos que superexpressam uma aldose-l-epimerase têm maior capacidade de catalisar a conversão entre α-aldopentose e β-aldopentose.
[0076] Preferencialmente, o dito microrganismo transformado que superexpressa uma aldose-l-epimerase é capaz de catalisar a conversão de uma α-aldopentose a uma β- aldopentose a uma taxa que é pelo menos 10%, 15%, 20% ou 25% maior do que um microrganismo não-transformado, medido em um ensaio onde lg de massa celular rompida foi adicionado a 50 mL de uma solução recentemente preparada, tamponada e neutra, contendo 100 mM de β-aldopentose, utilizando o ensaio de interconversão conforme descrito posteriormente neste documento.
[0077] Exemplos de microrganismos que superexpressam uma aldose-l-epimerase incluem: (i) microrganismos transformados com um vetor de expressão que codifica uma aldose-l-epimerase (antes da transformação o dito microrganismo não foi capaz de expressar a aldose-l- epimerase) ; e (ii) microrganismos transformados para supra- regular a expressão de uma aldose-l-epimerase endógena (antes da transformação o dito microrganismo foi capaz de expressar a dita aldose-l-epimerase para um determinado conjunto de condições de cultivo durante o crescimento exponencial, mas depois da transformação o dito microrganismo é capaz de expressar a dita aldose-l-epimerase em um nivel maior, nas mesmas condições de cultivo, durante o crescimento exponencial).
[0078] Conforme utilizado aqui, o termo "maior taxa de crescimento" na frase "um microrganismo transformado capaz de uma taxa de crescimento maior na presença de aldopentose do que o microrganismo equivalente microrganismo antes da transformação"refere-se a um microrganismo transformado que é capaz de uma taxa de crescimento aumentada de tal forma que o tempo necessário para uma duplicação do número de microrganismos por mL na fase de crescimento exponencial é pelo menos 10%, 15%, 20% ou 25% menor do que o microrganismo equivalente antes da transformação, quando cultivado sob as mesmas condições de cultivo. Em um aspecto preferido, os microrganismos são cultivados em suas temperaturas ótimas de crescimento; e, de preferência, o meio de cultura compreende entre 1% e 4% de aldopentose, além das quantidades ótimas de sais, vitaminas e outros nutrientes necessários para o microrganismo.
[0079] O termo "metabolismo mais elevado", como usado aqui, na frase "um microrganismo transformado capaz de um metabolismo mais elevado da aldopentose do que o microrganismo equivalente antes da transformação" refere-se a um microrganismo transformado que é capaz de metabolizar aldopentose de tal forma que a quantidade consumida da aldopentose no meio de cultura seja de, pelo menos, 10%, 20%, 25%, 30% ou 35% maior do que a do microrganismo equivalente antes da transformação, quando cultivadas sob as mesmas condições de cultura para um determinado periodo de tempo dentro da fase de crescimento exponencial. Em um aspecto preferido, os microrganismos são cultivados em suas temperaturas ideais de crescimento; e de preferência o meio de cultura compreende entre 1% e 4% de aldopentose, além das quantidades ótimas de sais, vitaminas e outros nutrientes necessários para o microrganismo.
[0080] De preferência, o microrganismo transformado de acordo com a presente invenção tem uma taxa de conversão da aldopentose à cetopentose que está em um nivel mais elevado do que o microrganismo equivalente antes da transformação. O termo "nivel mais alto" usado nesta frase refere-se a um microrganismo transformado que é capaz de converter aldopentose, de modo que a redução na quantidade de aldopentose no meio de cultura é de pelo menos 5%, 10%, 20% ou 25% a mais por célula do que o microrganismo equivalente antes de transformação quando cultivado sob as mesmas condições de cultura por um determinado periodo de tempo na fase de crescimento exponencial.
[0081] O termo "uma sequência de nucleotídeos que codifica uma aldose-1 epimerase"como aqui utilizado abrange as sequências de nucleotídeos que compreende sequências regulatórias que permitem a expressão da sequência de nucleotídeos que codifica uma aldose-1 epimerase, como promotores e intensificadores que podem ser naturalmente ou artificialmente associados com a sequência de nucleotídeos que codifica uma aldose-l-epimerase.
[0082] Como usado aqui, o termo "taxa maior" na frase "um microrganismo transformado capaz de produzir um biocombustivel a uma taxa maior em um meio de cultura do que o microrganismo equivalente antes da transformação"refere- se a um microrganismo transformado capaz de produzir pelo menos 10% , 20%, 25%, 30% ou 35% a mais de biocombustivel por célula do que o microrganismo equivalente antes de transformação quando cultivado sob as mesmas condições de cultura para um determinado periodo de tempo na fase de crescimento exponencial. Preferencialmente, os microrganismos são cultivados em suas circunstâncias de produção ótimas (por exemplo, pressão de oxigênio e velocidade de agitação ótimas), e de preferência o meio de cultura compreende entre 2% e 6% de aldopentose além de quantidades ótimas de sais, vitaminas e outros nutrientes necessários para o microrganismo.
[0083] Preferivelmente, o método para produzir um biocombustivel compreende ainda a etapa de obter o biocombustivel a partir do meio de cultura.
Microrganismo transformado
[0084] Como mencionado aqui, o termo "microrganismo transformado"refere-se a um microrganismo que foi geneticamente alterado pela tecnologia do DNA recombinante. O termo "transformado", como usado aqui, é sinônimo de termos como "transíectado", "recombinante", "geneticamente manipulado" e "geneticamente modificado".
[0085] O termo "microrganismo transformado" em relação a presente invenção, inclui qualquer microrganismo que compreende um/uns vetor(es) de expressão que compreende(m) a(s) sequência(s) de nucleotideos(s) aqui mencionada(s) e/ou promotor(es) que são capazes de permitir a expressão (em particular a superexpressão, isto é, a supra- regulação) da(s) sequência(s) de nucleotideos(s) aqui mencionada(s).
[0086] Em uma modalidade, a(s) sequência(s) de nucleotideo(s) é/são incorporada(s) no genoma do microrganismo. Em outra modalidade, o promotor é incorporado no genoma do microrganismo. Esses recursos permitem que os microrganismos transformados (quando comparados ao microrganismo equivalente antes da transformação) a (i) metabolizem açúcares aldopentose a uma taxa maior; e/ou (ii) tenham uma maior taxa de crescimento; e/ou (iii) produzam cetopentose em um taxa maior; e/ou (iv) produzam um composto derivado de pentose a uma taxa maior; e/ou (v) produzam um biocombustivel a uma taxa maior.
[0087] O termo "microrganismo transformado" não abrange sequências codificadoras de nucleotideos naturais em seu ambiente natural, quando eles estão sob o controle de seus promotores naturais que também estão no seu ambiente natural.
[0088] Deste modo, o microrganismo transformado da presente invenção inclui um microrganismo que compreende qualquer uma das, ou combinações das sequências de nucleotídeo que codificam as enzimas aqui mencionadas, constructos que compreendem as ditas sequências nucleotídicas, vetores que compreendem as ditas sequências de nucleotídeos, plasmídeos que compreendem as ditas sequências de nucleotídeos e vetores de expressão que compreendem as ditas sequências de nucleotídeos.
[0089] Deste modo, uma modalidade adicional da presente invenção fornece microrganismos transformados ou transfectados com uma(s) sequência(s) de nucleotídeo(s) que expressa(m) a(s) enzima(s) aqui mencionada(s) . O microrganismo será escolhido para ser compatível com o vetor e pode ser, por exemplo, células bacterianas, fúngicas ou de leveduras.
[0090] Exemplos de organismos hospedeiros bacterianos apropriados são espécies bacterianas gram- positivas ou gram-negativas.
[0091] Dependendo da natureza da(s) sequência(s) de nucleotídeo(s) que codifica(m) a(s) enzima(s) aqui mencionada(s), os hospedeiros eucarióticos, como as leveduras ou outros fungos podem ser preferidos. Em geral, as células de levedura são preferíveis às células fúngicas porque são mais fáceis de manipular.
[0092] O uso de microrganismos adequados - tais como células hospedeiras de leveduras e fúngicas - podem fornecer modificações pós-traducionais (por exemplo, miristoilação, glicosilação, truncamento, lapidação e fosforilação de tirosina, serina ou treonina) conforme pode ser necessário para conferir atividade biológica ideal nos produto de expressão recombinantes aqui mencionados.
[0093] Microrganismos apropriados incluem bactérias, fungos e leveduras. De preferência, o microrganismo é uma levedura ou uma bactéria.
[0094] Preferencialmente, o dito microrganismo transformado é uma levedura transformada. Preferencialmente, a dita levedura transformada é derivada do gênero Saccharomyces. Mais preferivelmente, a dita levedura transformada é Saccharomyces cerevisiae.
[0095] Em outra modalidade, de preferência o dito microrganismo transformado é uma bactéria transformada. Preferencialmente a dita bactéria transformada é derivada do gênero Zymomonas ou do gênero Zymobacter. Mais preferivelmente, a dita bactéria transfomada é Zymomonas mobilis ou Zymobacter palmae.
[0096] Em uma modalidade, o microrganismo transformado aqui descrito metaboliza açúcares aldopentose a uma taxa maior quando cultivado em meio de cultura compreendendo aldopentose do que o microrganismo equivalente antes da transformação.
[0097] Em outro aspecto, a taxa de crescimento do microrganismo transformado aqui descrito é maior quando cultivado em um meio de cultura compreendendo aldopentose do que o microrganismo equivalente antes da transformação.
[0098] Em outro aspecto, o microrganismo transformado mencionado aqui é capaz de produzir a cetopentose a uma taxa maior quando cultivado em um meio de cultura que compreende aldopentose do que o microrganismo equivalente antes da transformação.
[0099] Em outro aspecto, o microrganismo transformado mencionado aqui é capaz de produzir um biocombustivel a uma taxa superior quando cultivado em meio de cultura que compreende aldopentose que o microrganismo equivalente antes da transformação.
[0100] O microrganismo pode ser transformado usando técnicas que são rotineiras na técnica como eletroporação (Sambrook et al 1989) . Além disso, a presença de uma sequência em um microrganismo transformado pode ser determinada pela seleção de crescimento em meio adequado, que seleciona o crescimento do microrganismo transformado. Alternativamente ou adicionalmente, a presença de sequências de DNA heterólogo inseridas pode ser determinada por PCR em colônia direta usando iniciadores especificamente concebidos para a sequência inserida. Tais técnicas são bem conhecidas e rotineiras na técnica (ver, por exemplo, Sambrook et al 1989 e Ausubel et al 1995) .
[0101] Os microrganismos transformados de acordo com a presente invenção podem ser utilizados em combinação com um ou mais microrganismos transformados de acordo com a presente invenção.
[0102] Por exemplo, um ou mais microrganismos transformados de acordo com a presente invenção capazes de converter D-xilose em D-xilulose podem ser usados em combinação com um ou mais microrganismos selecionados do grupo que consiste de: um microrganismo transformado de acordo com a presente invenção capaz de converter L-arabinose em D-xilulose; um microrganismo transformado de acordo com a presente invenção capaz de converter L-arabinose em L- ribulose; um microrganismo transformado de acordo com a presente invenção capaz de converter D-lixose em D-xilulose, e um microrganismo transformado de acordo com a presente invenção capaz de converter D-ribose em D-ribulose.
[0103] Em outro exemplo, um ou mais microrganismos transformados de acordo com a presente invenção capazes de converter L-arabinose em D-xilulose pode ser usado em combinação com um ou mais microrganismos selecionados do grupo que consiste de: um microrganismo transformado de acordo com a presente invenção capaz de converter D-xilose em D-xilulose; um microrganismo transformado de acordo com a presente invenção capaz de converter L-arabinose em L- ribulose; um microrganismo transformado de acordo com a presente invenção capaz de converter D-lixose em D-xilulose; e um microrganismo transformado de acordo com a presente invenção capaz de converter D-ribose em D-ribulose.
[0104] Em outro exemplo, um ou mais microrganismos transformados de acordo com a presente invenção capazes de converter L-arabinose em L-ribulose pode ser usado em combinação com um ou mais microrganismos selecionados do grupo que consiste de: um microrganismo transformado de acordo com a presente invenção capaz de converter D-xilose em D-xilulose; um microrganismo transformado de acordo com a presente invenção capaz de converter L-arabinose em D- xilulose; um microrganismo transformado de acordo com a presente invenção capaz de converter D-lixose em D-xilulose; e um microrganismo transformado de acordo com a presente invenção capaz de converter D-ribose em D-ribulose.
[0105] Em outro exemplo, um ou mais microrganismos transformados de acordo com a presente invenção capaz de converter D-lixose em D-xilulose pode ser usado em combinação com um ou mais microrganismos selecionados do grupo que consiste de: um microrganismo transformado de acordo com a presente invenção capaz de converter L-arabinose a D- xilulose; um microrganismo transformado de acordo com a presente invenção capaz de converter a L-arabinoses a L- ribulose; um microrganismo transformado de acordo com a presente invenção capaz de converter D-xilose em D-xilulose; e um microrganismo transformado de acordo com a presente invenção capaz de converter D-ribose em D-ribulose.
[0106] Em outro exemplo adicional, um ou mais microrganismos transformados de acordo com a presente invenção capaz de converter D-ribose em D-ribulose pode ser usado em combinação com um ou mais microrganismos selecionados do grupo que consiste de: um microrganismo transformado de acordo com a presente invenção capaz de converter L-arabinose em D-xilulose; um microrganismo transformado de acordo com a presente invenção capaz de converter L-arabinose em L-ribulose; um microrganismo transformado de acordo com a presente invenção capaz de converter D-lixose em D-xilulose; e um microrganismo transformado de acordo com a presente invenção capaz de converter D-xilose em D-xilulose.
[0107] Os microrganismos transformados, de acordo com a presente invenção, podem ser utilizados em combinação com um ou mais microrganismos adicionais. Por exemplo, um ou mais microrganismos transformados de acordo com a presente invenção podem ser cultivados em combinação com pelo menos um microrganismo capaz de produzir, sob certas condições de cultura, um dos mais componentes selecionados da lista composta por: etanol, ácido lático, ácido succinico, ácido acético, acetaldeido, ácido itacônico, cresol, ácido 3- hidroxipropiônico, poli-3-hidroxialcanoatos, ácido protocatecuico, pirocatecol, guaiacol, veratrol, vanilina, ácido vanilico, álcool vanilico, ácido mucônico, ácido adipico, ácido 4-hidroxibenzóico, 4-hidroxibenzaldeido, ácido 4-metoxibenzóico, 4-aminobenzoato, 4-hidroxianilina, 4-metoxianilina, quinol, anisol, fenol, ácido antranilico, 3-hidroxiantranilato, ácido 2,3-diidroxibenzóico, 2- aminofenol, 1,4-cicloexanodiona e aminoácidos aromáticos.
[0108] Em outro aspecto, é fornecida uma combinação de (i) um ou mais microrganismos transformados de acordo com a presente invenção e (ii) pelo menos um microrganismo adicional capaz de produzir, sob certas condições de cultura, um dos mais componentes selecionados da lista consistindo em: etanol, ácido lático, ácido succinico, ácido acético, acetaldeido, ácido itacônico, cresol, ácido 3- hidroxipropiônico, poli-3-hidroxialcanoatos, ácido protocatecuico, pirocatecol, guaiacol, veratrol, vanilina, ácido vanilico, álcool vanilico, ácido mucônico, ácido adipico, ácido 4-hidroxibenzóico, 4-hidroxibenzaldeido, ácido 4-metoxibenzóico, 4-aminobenzoato, 4-hidroxianilina, 4-metoxianilina, quinol, anisol, fenol, ácido antranilico, 3-hidroxiantranilato, ácido 2,3-diidroxibenzóico, 2- aminofenol, 1,4-cicloexanodiona e aminoácidos aromáticos.
[0109] Além disso, a presente invenção fornece um inoculo que compreende uma das combinações acima mencionadas.
[0110] Além disso, é fornecido um meio de cultura que compreende uma das combinações acima mencionadas.
[0111] Além disso, a presente invenção fornece um kit que compreende (i) um inoculante que compreende um ou mais microrganismos de acordo com a presente invenção e (ii) um inóculo, que compreende um ou mais microrganismos aqui mencionados.
Vetor de expressão
[0112] O termo "vetor de expressão" significa um constructo capaz de efetuar expressão in vivo ou in vitro.
[0113] Em um aspecto, o vetor de expressão é incorporado ao genoma de um microrganismo adequado. O termo "incorporado" preferencialmente abrange a incorporação estável no genoma.
[0114] As sequências de nucleotídeos aqui mencionadas podem estar presentes em um vetor em que a sequência de nucleotídeos é operavelmente ligada às sequências regulatórias capazes de proporcionar a expressão da sequência de nucleotídeos por um microrganismo hospedeiro adequado.
[0115] Os vetores são transformados em um microrganismo hospedeiro adequado, conforme descrito neste documento.
[0116] A escolha do vetor, por exemplo, um plasmideo, cosmideo ou vetor de fago, irá comumente depender do microrganismo em que ele deve ser introduzido.
[0117] Os vetores para uso neste documento podem conter uma ou mais sequências de nucleotídeos marcadores selecionáveis - como uma sequência de nucleotídeos que confere resistência aos antibióticos, por exemplo, resistência à ampicilina, canamicina, cloranfenicol ou tetraciclina. Alternativamente, a seleção pode ser efetuada pela co-transformação (como descrito em WO91/17243).
[0118] Vetores podem ser usados in vitro,por exemplo, para transfectar, transformar, transduzir ou infectar um microrganismo hospedeiro.
[0119] O vetor pode ainda compreender uma sequência de nucleotideos que permite que o vetor se replique no microrganismo hospedeiro em questão. Exemplos de tais sequências são as origens de replicação dos plasmideos pUC19, pACYC177, pUBUO, pE194, pAMBl e pIJ702.
[0120] Em um aspecto preferido, o microrganismo capaz de converter uma aldopentose em uma cetopentose como aqui mencionado compreende uma sequência de nucleotideos que codifica uma aldose-l-epimerase.
[0121] De preferência, um vetor de expressão como aqui mencionado compreende a sequência de nucleotideos que codifica uma aldose-l-epimerase.
[0122] De preferência, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende pelo menos um vetor de expressão que codifica a xilose redutase e/ou D-xilulose redutase.
[0123] Em outro aspecto preferido, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado, compreende um vetor de expressão que codifica a xilose redutase e um vetor de expressão que codifica a D-xilulose redutase.
[0124] Em outro aspecto, de preferência o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende pelo menos um vetor de expressão que codifica a xilose isomerase.
[0125] Em outro aspecto, de preferência o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende pelo menos um vetor de expressão que codifica a arabinose redutase e/ou L- arabitol 4-desidrogenase e/ou L-xilulose redutase e/ou D- xilulose redutase.
[0126] Em um aspecto preferido, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende um vetor de expressão que codifica a arabinose redutase, um vetor de expressão que codifica L- arabitol 4-desidrogenase, um vetor de expressão que codifica a L-xilulose redutase, e um vetor de expressão que codifica a D-xilulose redutase.
[0127] Em outro aspecto preferido, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende um vetor de expressão que codifica a L-arabinose isomerase.
[0128] De preferência, em outro aspecto, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende pelo menos um vetor de expressão que codifica L-arabinose isomerase e/ou ribuloquinase e/ou ribulose fosfato 4-epimerase.
[0129] Em um aspecto preferido, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionados compreende um vetor de expressão que codifica L-arabinose isomerase, um vetor de expressão que codifica ribuloquinase, e um vetor de expressão que codifica ribulose fosfato 4-epimerase.
[0130] Em outro aspecto preferido o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende pelo menos um vetor de expressão que codifica a D-lixose isomerase.
[0131] Em um aspecto preferido, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende um vetor de expressão que codifica a D-ribose isomerase.
[0132] De preferência, em outro aspecto, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado pode ainda incluir pelo menos um vetor de expressão que codifica uma ou mais enzimas selecionadas do grupo consistindo de xiluloquinase, D- ribuloquinase, ribose-5-fosfato isomerase, ribulose-5- fosfato epimerase, transaldolase, transcetolase e qualquer outra enzima da via pentose fosfato. Preferencialmente, o dito microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui compreende ainda pelo menos um vetor de expressão que codifica xiluloquinase e/ou D- ribuloquinase. Mais preferivelmente, o dito microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado ainda compreende pelo menos um vetor de expressão que codifica a xiluloquinase. Em outra modalidade, de preferência o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende ainda pelo menos um vetor de expressão que codifica ribulose-5-fosfato epimerase e/ou ribose-5-fosfato isomerase e/ou transaldolase e/ou transcetolase.
[0133] Em um aspecto, um vetor de expressão, como aqui mencionado, pode ainda codificar uma ou mais enzimas selecionadas do grupo que consiste de uma aldose-l- epimerase, xilose redutase, D-xilulose redutase, xilose isomerase, arabinose redutase, L-arabitol 4-desidrogenase, L-xilulose redutase, L-arabinose isomerase, ribuloquinase, ribulose fosfato 4-epimerase, D-lixose isomerase, D-ribose isomerase, xiluloquinase, D-ribuloquinase, ribulose-5- fosfato epimerase, ribose-5-fosfato isomerase, transaldolase e transcetolase.
[0134] Em um aspecto, um vetor de expressão como aqui mencionado pode ainda codificar uma ou mais enzimas selecionadas do grupo consistindo de xiluloquinase, D- ribuloquinase, ribose-5-fosfato isomerase, D-ribulose-5- fosfato epimerase, transaldolase, transcetolase e qualquer outra enzima da via pentose fosfato. Em um aspecto preferido um vetor de expressão, tal como descrito aqui, ainda codifica xiluloquinase e/ou D-ribuloquinase. Mais preferivelmente, o dito vetor de expressão, como mencionado aqui, codifica ainda xiluloquinase. Em outra modalidade, de preferência o vetor de expressão aqui mencionado ainda codifica ribulose-5- fosfato epimerase e/ou ribose-5-fosfato isomerase e/ou transaldolase e/ou transcetolase. Em outra modalidade mais preferida, de preferência o vetor de expressão como aqui mencionado codifica ainda a ribose-5-fosfato isomerase e/ou transaldolase e/ou transcetolase.
[0135] Em um aspecto preferido, o microrganismo capaz de converter uma aldopentose a uma cetopentose como aqui mencionado compreende ainda pelo menos um vetor de expressão que codifica a aldose-l-epimerase.
[0136] De preferência, um vetor de expressão, como mencionado aqui, compreende ainda uma sequência de nucleotideos que codifica uma aldose-1 epimerase.
Sequências regulatórias
[0137] Em algumas aplicações, a(s) sequência(s) de nucleotideo(s) aqui mencionada(s) , é/são operavelmente ligada(s) a uma sequência reguladora que é capaz de fornecer a expressão da sequência de nucleotideos, como pelo microrganismo escolhido. A titulo de exemplo, a presente invenção diz respeito ao uso de um vetor que compreende a(s) sequência(s) de nucleotideo aqui mencionada(s) operavelmente ligadas a tal sequência regulatória, ou seja, o vetor é um vetor de expressão.
[0138] O termo "operavelmente ligado" se refere a uma justaposição em que os componentes descritos estão em uma relação que permite que eles funcionem nas suas formas pretendidas. Uma sequência regulatória "operavelmente ligada" a uma sequência codificadora é ligada de modo a que a expressão da sequência codificadora seja conseguida sob condições compatíveis com as sequências de controle.
[0139] O termo "sequências regulatórias" inclui promotores e intensificadores e outros sinais de regulação de expressão.
[0140] O termo "promotor" é usado no sentido normal da técnica, por exemplo, um sitio de ligação da RNA polimerase.
[0141] Expressão intensificada da(s) sequência(s) de nucleotídeo(s) que codifica(m) a(s) enzima(s) aqui mencionada(s) pode também alcançada pela seleção de regiões heterólogas regulatórias, por exemplo, promotor, líder de secreção e regiões terminadoras.
[0142] Preferencialmente, a(s) sequência(s) de nucleotídeo(s) aqui mencionada(s) é/são operavelmente ligada(s) a pelo menos um promotor.
[0143] Outros promotores podem ainda ser utilizado(s) para expressão direta do(s) polipeptideo(s) aqui mencionado(s).
[0144] Exemplos de promotores adequados para direcionar a transcrição da sequência de nucleotídeos em uma célula bacteriana, fúngica ou levedura são bem conhecidos na técnica.
[0145] O promotor pode adicionalmente incluir recursos para garantir ou aumentar a expressão em um hospedeiro adequado. Por exemplo, as características podem ser regiões conservadas como Pribnow Box ou uma TATA box.
Constructos
[0146] O termo "constructo", - que é sinônimo de termos como "conjugado", "cassete" e "híbrido" - inclui uma sequência de nucleotídeos aqui mencionadas, direta ou indiretamente, ligada a um promotor.
[0147] Um exemplo de uma ligação indireta é o fornecimento de um grupo espaçador adequado, como uma sequência de introns, como o Shl-íntron ou o ADH intron, intermediar o promotor e a(s) sequência (s) de nucleotídeo(s) aqui mencionada (s) . O mesmo é verdadeiro para o termo "fundido" em relação à presente invenção, que inclui a ligação direta ou indireta. Em alguns casos, os termos não abrangem a combinação natural da sequência de nucleotideos que codifica a proteina normalmente associada com o promotor do gene tipo selvagem e quando ambos estão em seus ambientes naturais.
[0148] O constructo ainda pode conter ou expressar um marcador, que permite a seleção de do constructo genético.
[0149] Para algumas aplicações, de preferência o constructo compreende pelo menos a(s) sequência(s) de nucleotideo(s) aqui mencionada(s) operavelmente ligadas a um promotor.
Promotores
[0150] Como mencionado aqui, em um aspecto a presente invenção refere-se a um microrganismo que foi transformado com uma sequência de nucleotideos, como um promotor, que faz com que o microrganismo superexpresse uma aldose-l- epimerase .
[0151] Por exemplo, o promotor é inserido no genoma de um microrganismo que permite que o microrganismo superexpresse (por exemplo, supra-regule) uma sequência de nucleotideos endógena que codifique uma aldose-l-epimerase.
[0152] Em outro aspecto, o promotor é operavelmente ligado a uma sequência de nucleotideos, por exemplo, um vetor de expressão.
[0153] Em outro aspecto, o promotor não é reprimido pela presença de glicose.
[0154] Exemplos de promotores adequados que podem ser utilizados em microrganismos de acordo com a presente invenção, tal como Saccharomyces cerevisiae, incluem: o promotor do gene da gliceraldeido-3-fosfato desidrogenase (GPD), o promoter do gene da álcool desidrogenase (ADH); o promoter do gene do fator embrionário tirotrófico (TEF). Exemplos de promotores adequados que poderiam ser usados em Zymomonas mobilis e em Zymobacter palmae incluem o promotor da gliceraldeido-3-fosfato desidrogenase de Zymomonas (Conway et al, 1987) e o promotor da enolase de Zymomonas (Burnett et al, 1992).
[0155] Promotores preferidos, que podem ser utilizados para superexpressar uma aldose-l-epimerase pode ser qualquer um dos elementos regulatórios que controlam a expressão de sequências de nucleotídeos que codificam proteínas envolvidas na glicólise e fermentação da glicose. Os exemplos incluem, mas não estão limitados, ao: - promotor P-pgi capaz de expressar o gene PGI1, o dito promotor compreendendo a sequência de nucleotídeos entre este gene e a estrutura de leitura aberta YBR197C; - o promotor P-tpi capaz de expressar o gene TPI1, o dito promotor compreende a sequência de nucleotídeos entre este gene e a estrutura de leitura aberta YDR051C; - o promotor P-hxk capaz de expressar o gene HXK2, o dito promotor compreende a sequência de nucleotídeos entre este gene e o gene FZF1; - o promotor P-pfk capaz de expressar o gene PFK1, o dito promotor compreende a sequência de nucleotídeos entre este gene e o gene YAP1802; - o promotor P-eno capaz de expressar o gene ENO2, o dito o promotor compreende a sequência de nucleotídeos entre este gene e o gene SPC97; - o promotor P-tdh capaz de expressar o gene TDH3, o dito promotor compreende a sequência de nucleotídeos entre este gene e o gene PDX1; - o promotor P-fba capaz de expressar o gene FBA1, o dito promotor compreende a sequência de nucleotídeos entre este gene e o gene MPE1; - o promotor P-gpm capaz de expressar o gene GPM1, o dito promotor compreende a sequência de nucleotídeos entre este gene e a estrutura de leitura aberta YKL151C; - o promotor P-pdc capaz de expressar o gene PdCl, o dito promotor compreende a sequência de nucleotídeos entre este gene e o gene STU2; e - o promotor P-pgm capaz de expressar o gene PGM2, o dito promotor compreende a sequência de nucleotídeos entre este gene e o gene YKU80.
Biocombustivel
[0156] Como usado aqui, o termo "biocombustivel" refere-se a um combustível (por exemplo, um combustível liquido) adequado para uso (por exemplo) em motores de combustão. O dito biocombustivel é derivado a partir de material biológico que compreende açúcares pentose e/ou a partir dos quais açúcares pentose podem ser obtidos por hidrólise por meios enzimáticos, e/ou por tratamento ácido. Preferencialmente, o dito açúcar pentose é uma aldopentose.
[0157] Materiais vegetais - incluindo os resíduos de plantas compreendendo material lignocelulósico (por exemplo: palha de cereais, como palha de trigo, polpa de beterraba, bagaço de cana-de-açúcar; forragem de sorgo, forragem de soja, forragem de amido de milho, forragem de milho; lascas de madeira; e polpa de celulose) e plantas inteiras (como as que são cultivadas para fins energéticos, por exemplo, painço) - são fontes adequadas de açúcares pentose, particularmente de açúcares aldopentose, para a presente invenção. Outras fontes adequadas de material vegetal inclui produtos que não são residues (em outras palavras, as fontes de alimentos e ração) , como extrato de cana de açúcar, extrato de beterraba, sorgo, soja, amido de trigo e amido de milho.
[0158] De preferência, o biocombustivel mencionado aqui compreende pelo menos um álcool.
[0159] Em um aspecto preferido, o álcool é selecionado do grupo que consiste de metanol, etanol, propanol e butanol. Mais preferivelmente, o biocombustivel compreende etanol.
[0160] Preferencialmente, o dito biocombustivel é obtido (ou obtenivel) - em outras palavras, extraído (ou extraivel) - a partir do meio de cultura em que um microrganismo transformado de acordo com a presente invenção foi cultivado sob condições adequadas. O dito biocombustivel pode ser obtido (ou obtenivel) a partir do meio de cultura usando técnicas que são de rotina na técnica, como a eliminação de microrganismos por centrifugação, o isolamento do sobrenadante seguido por destilação, e uma etapa de desidratação adicional para produzir etanol 99,5% puro.
[0161] O biocombustivel pode compreender um ou mais componentes de biocombustiveis adicionais, como butanol.
[0162] Um ou mais outros componentes biocombustiveis podem ser misturados com o biocombustivel antes e/ou após o biocombustivel ser obtido ou extraído (obtenível ou extraivel) de uma cultura.
[0163] Alternativamente ou adicionalmente, um ou mais outros componentes de biocombustivel podem ser produzidos pelo cultivo de um microrganismo em meio de cultura, antes e/ou após e/ou ao mesmo tempo em que um microrganismo transformado de acordo com a presente invenção é/foi cultivado em meio de cultura para produzir o biocombustivel.
[0164] A presente invenção também fornece um combustível de transporte que compreende um biocombustivel produzido com os microrganismos de acordo com a presente invenção.
[0165] O etanol usado como combustível para transporte pode servir a dois propósitos diferentes: (i) pode agir como um aditivo oxigenado que eleva o valor de octanagem e reduz a emissão de gasolina reformulada (RFG) (tetraetil chumbo ou substituto do MTBE); (ii) pode agir como um substituto parcial ou total para a gasolina regular (RG) para reduzir a dependência do abastecimento de gasolina.
[0166] O etanol anidro tem um valor de octano de 130, e pode ser adicionado em concentrações de 5-10% (dependendo da época) à gasolina regular obtida diretamente das refinarias. Tradicionalmente, o tetraetil chumbo tem sido utilizado para aumentar a octanagem; no entanto, devido a problemas de saúde, o uso de chumbo foi proibido quase em todo o mundo. A adição de compostos oxigenados à gasolina regular reduz as emissões de monóxido de carbono, assim como outras partículas que contribuem para a poluição do ar. Éter metil-terc-butílico (MTBE) foi inicialmente utilizado como um aditivo oxigenado, no entanto, a ocorrência de contaminação MTBE em aquíferos de água potável levou alguns estados a proibir o uso deste oxigenado. 0 etanol é cada vez mais utilizado no mundo inteiro como um substituto para o MTBE como aditivo oxigenado para a fabricação de RFG.
[0167] Além de servir como um aditivo oxigenado para a produção de gasolina reformulada, o etanol pode ser usado como um substituto geral para a gasolina regular. Carros podem usar misturas E10 (10% de etanol adicionado) sem qualquer modificação do motor.
[0168] Além disso, os veículos têm sido fabricados que podem funcionar com 100% de etanol - em outras palavras, não há necessidade de um combustíveis de base fóssil.
[0169] Os microrganismos transformados de acordo com a presente invenção ou os microrganismos preparados por um método de acordo com a presente invenção são capazes de produzir um biocombustivel a uma taxa maior do que o microrganismo equivalente antes da transformação. Como usado aqui, o termo "taxa maior"refere-se a um microrganismo transformado que é capaz de produzir no meio de cultura pelo menos 5%, 10%, 20%, 25%, 30%, 35% ou mais de biocombustivel (como o bioetanol) por célula do que o microrganismo equivalente antes de transformação quando cultivados sob as mesmas condições de cultivo para um determinado período de tempo na fase de crescimento exponencial.
Composto derivado de pentose
[0170] Como usado aqui, o termo "composto derivado de pentose"refere-se a qualquer composto derivado de um açúcar pentose. 0 composto derivado de pentose pode ser derivado de uma aldopentose. 0 composto derivado de pentose pode ser derivado de uma cetopentose.
[0171] Exemplos de compostos derivados de pentoses incluem, mas não estão limitados a: etanol, aminoácidos aromáticos, cresol, ácido itacônico, ácido lático, ácido succinico, ácido acético, acetaldeido, poli-3- hidroxialcanoatos e ácido 3-hidroxipropiônico. A Figura 1 mostra outros compostos derivados de pentose, como cetopentoses de aldopentoses. Um produto derivado das pentoses pode ser convertido em outro produto. Por exemplo, a cetopentose D-xilulose, derivada da aldopentose D-xilose, pode ser convertida através da via pentose fosfato em etanol.
[0172] Preferencialmente o dito compostos derivados de pentose é o etanol, ácido lático, ácido succinico, ácido acético, acetaldeido, ácido itacônico, cresol, ácido 3- hidroxipropiônico, poli-3-hidroxialcanoatos, ácido protocatecuico, pirocatecol, guaiacol, veratrol, vanilina, ácido vanilico, álcool vanilico, ácido mucônico, ácido adipico, ácido 4-hidroxibenzóico, 4-hidroxibenzaldeido, ácido 4-metoxibenzóico, 4-aminobenzoato, 4-hidroxianilina, 4-metoxianilina, quinol, anisol, fenol, ácido antranilico, 3-hidroxiantranilato, ácido 2,3-diidroxibenzóico, 2- aminofenol, 1,4-cicloexanodiona e aminoácidos aromáticos.
[0173] Preferencialmente o dito composto derivado de pentose é o etanol, cresol, ácido itacônico, ácido lático, ácido succinico e ácido 3-hidroxipropiônico.
[0174] Mais preferivelmente, o dito composto derivado de pentose é o etanol.
Meio de cultura
[0175] O meio de cultura compreende pelo menos uma pentose. Em um aspecto preferido, o meio de cultura compreende pelo menos uma aldopentose.
[0176] De preferência, os microrganismos transformados são cultivados em meio de cultura ótimo para o dito microrganismo. Com o uso de técnicas rotineiras, o meio de cultura ótimo pode ser determinado; além disso, as condições ótimas de crescimento podem ser determinadas.
[0177] Em um aspecto, o dito meio de cultura compreende cerca de 1%, cerca de 2%, cerca de 4%, cerca de 8%, cerca de 15% ou cerca de 25% de aldopentose antes da inoculação com o microrganismo (ou seja, no tempo zero).
[0178] Preferencialmente, o dito meio de cultura compreende as quantidades ótimas de sais, vitaminas e outros nutrientes necessários para o microrganismo.
[0179] Os microrganismos são preferencialmente cultivados em suas temperaturas ideais de crescimento. Um técnico versado no assunto poderia ser prontamente capaz de determinar a temperatura ótima em que cultivar os microrganismos mencionados aqui.
[0180] Em uma modalidade, os microrganismos são cultivados a cerca de 20 °C, 25 °C, 30 °C, 35 °C ou 37 °C.
[0181] Em uma modalidade, os microrganismos são cultivados a cerca de 35 °C a 39 °C, de preferência cerca de 36 °C a 38 °C, mais preferivelmente a cerca de 35,5 °C a 37,5 °C.
[0182] De preferência, os microrganismos são cultivados por cerca de 3 horas, cerca de 6 horas, cerca de 15 horas, cerca de 24 horas, cerca de 48 horas ou cerca de 96 horas.
[0183] Em um aspecto, o microrganismo, em particular do microrganismo transformado, é tolerante a álcool e/ou tolerante a ácido.
[0184] O termo "tolerante ao álcool" em relação à presente invenção refere-se aos microrganismos que são capazes de crescer em meio de cultura que compreende pelo menos 2%, 5%, 10% ou 15% de álcool.
[0185] Como mencionado aqui, o termo "tolerante a ácido"refere-se aos microrganismos que são capazes de crescer em meio de cultura que tem um pH igual ou inferior a 6, 5, 6, 0, 5,0, 4, 0 ou 3, 0 .
[0186] Em um aspecto preferido, o meio de cultura é inoculado com pelo menos 5 x 10⁷ a 5 x 10¹¹ células por Kg de meio de cultura, de preferência 5 x 10⁸ a 5 x 10¹⁰ células por Kg de meio de cultura, de preferência, 1 x 10⁹ a 1 x 10¹⁰ células por Kg de meio de cultura, e mais preferivelmente cerca de 5 x 10⁹ células por Kg de meio de cultura.
[0187] Os termos "inoculo" e "cultura de partida" são intercambiáveis.
Fontes de açúcares pentose
[0188] Açúcares pentose (em particular açúcares aldopentose) são derivados ou deriváveis de plantas.
[0189] Açúcares pentose (em particular açúcares aldopentose) podem ser derivados de: materiais vegetais normalmente usados como fontes de alimentação ou ração (tais como: cana-de-açúcar, beterraba, sorgo, trigo e milho - que são materiais vegetais ricos em amido e ricos em açúcar); plantas inteiras (como as que são cultivadas para fins energéticos, por exemplo, painço); e, em particular, materiais de residues agricolas (vegetais) (tais como: palha de cereais, por exemplo, palha de trigo; polpa de beterraba; bagaço, por exemplo, bagaço de cana-de-açúcar; forragens, por exemplo, forragens de sorgo, soja, amido de milho ou milho; e lascas de madeira).
[0190] Fontes de açúcares pentose para o meio de cultura aqui descrito incluem materiais lignocelulósicos normalmente considerados como material de residues agricolas. Caules, talos e folhas contêm material lignocelulósico. Bagaços de cana-de-açúcar, forragens de milho e lascas de madeira (apenas hemicelulose) são três fontes de fácil acesso de materiais lignocelulósicos, que já são recolhidas ou estocadas em grandes quantidades por diversas razões.
[0191] Material lignocelulósico consiste principalmente de cadeias de açúcar longas. Em média, dois terços destes açúcares são açúcares hexose, que estão presentes principalmente em celulose, e um terço dos açúcares são açúcares pentose presentes principalmente em polímeros arabinoxilano.
[0192] Uma quantidade significativa de pentose derivada de hemicelulose é xilose.
[0193] Materiais lignocelulósicos podem ser hidrolisados, a fim de liberar os açúcares de hexose e/ou pentose nas cadeias longas da celulose, hemicelulose e lignina.
[0194] Hidrólise de materiais lignocelulósicos podem ser realizadas por tratamento ácido a uma temperatura elevada. No entanto, este tratamento pode gerar os subprodutos derivados do açúcar que são tóxicos para a maioria dos microrganismos e evitam a conversão dos açúcares em etanol. Esses subprodutos tóxicos (se gerados) podem ser removidos, mas isso geralmente é antieconômico.
[0195] Alternativamente, os materiais lignocelulósicos podem ser hidrolisados utilizando enzimas que hidrolisam celulose e hemicelulose. Vantajosamente, este processo evita a geração de produtos secundários tóxicos.
[0196] Em um aspecto preferido, o meio de cultura compreende material derivado de um ou mais materiais lignocelulósicos, que foram tratados (exemplos de tais técnicas de tratamento incluem: tratamento a vapor, explosão a vapor, oxidação úmida, hidrólise ácida, oxidação alcalina úmida e expansão de fibra de amónia) para liberar os açúcares hexose e/ou pentose. De preferência, o material lignocelulósico é tratado por um processo de hidrólise enzimática. O dito material lignocelulósico hidrolisado pode ser tratado adicionalmente a fim de extrair os açúcares antes do uso do referido extrato em meio de cultura. Hidrólise do material lignocelulósico - Tratamento mecânico inicial:
[0197] O material lignocelulósico é cortado em pequenos pedaços como e quando foi considerado necessário. Por exemplo, palha de trigo é cortada em pedaços de aproximadamente 5 cm de comprimento. - Pré-tratamento hidrotérmico subsequente:
[0198] O pré-tratamento hidrotérmico do material lignocelulósico pode ser realizado como pré-tratamento a vapor, seguido por uma etapa de lavagem, produzindo assim uma fração de fibras e uma fração liquida. A fração de fibras contém mais de 90% da celulose, a lignina originalmente presente no material celulósico e algumas das hemiceluloses. A fração liquida contém açúcares das hemiceluloses (açúcares C5) , mais de 90% dos cloretos alcalinos compreendidos na biomassa lignocelulósica, e a maioria dos inibidores da fermentação decorrentes do pré-tratamento das matérias- primas lignocelulósicas.
[0199] Tipicamente, palha de trigo é aquecida por vapor até uma temperatura entre 180 e 200 °C, com um tempo de residência de 5-15 min. A biomassa pré-tratada é descarregada do reator de pressão e lavada e prensada. O vapor liberado é coletado e reutilizado para a evaporação da fração liquida para alimentar melaço.
Hidrólise enzimática:
[0200] A subsequente hidrólise de polímeros de açúcar pode ser realizada através da adição de celulases e hemicelulases, quer antes da fermentação ou durante a fermentação ou ambas, inter alia um processo de sacarificação e fermentação simultâneos.
Hexose
[0201] Açúcares de hexose têm 6 átomos de carbono. Aldoexoses têm um aldeido na posição 1, e cetoexoses têm uma cetona na posição 2. A glicose é um exemplo de uma aldoexose. A frutose é um exemplo de uma cetoexose.
Pentose
[0202] Açúcares de Pentose têm 5 átomos de carbono. Pentoses têm um grupo aldeído funcional na posição 1 (aldopentoses) ou um grupo funcional cetona na posição 2 (cetopentoses) .
Aldopentose
[0203] Preferencialmente a dita aldopentose é selecionada do grupo consistindo de xilose, arabinose, ribose, e lixose. Mais preferivelmente, a aldopentose é xilose ou arabinose.
[0204] Em um aspecto preferido, a dita aldopentose é xilose. Mais preferivelmente, a dita aldopentose é D-xilose, Cetopentose
[0205] Preferencialmente, a dita cetopentose é xilulose ou ribulose.
[0206] Em um aspecto preferido, a dita cetopentose é xilulose. Mais preferivelmente, a dita cetopentose é D- xilulose.
[0207] Em um aspecto preferido, a dita cetopentose é ribulose. Mais preferivelmente, dita ribulose é D-ribulose.
Conversão de uma aldopentose em uma cetopentose
[0208] Exemplos de um aldopentose que é convertida em uma cetopentose incluem, mas não estão limitados, a: conversão de xilose em xilulose; a conversão de arabinose em xilulose; a conversão de arabinose em ribulose; a conversão de lixose em xilulose; a conversão de ribose em ribulose; a conversão de D-xilose em D-xilulose; a conversão de L- arabinose em L-xilulose ou D-xilulose; a conversão de L- arabinose em L-ribulose; a conversão de D-lixose em D- xilulose; e a conversão de D-ribose em D-ribulose.
[0209] Sem querer se ater à teoria, normalmente as enzimas envolvidas na conversão de D-xilose em D-xilulose em fungos são xilose redutase e D-xilulose redutase.
[0210] Em bactérias, sem querer se ater à teoria, a enzima que é tipicamente envolvida na conversão de D-xilose em D-xilulose é a xilose isomerase.
[0211] Sem querer se ater à teoria, as enzimas que são geralmente envolvidas na conversão de L-arabinose a L- xilulose em fungos são arabinose redutase, L-arabinitol 4- desidrogenase, L-xilulose redutase e D-xilulose redutase.
[0212] Em bactérias, sem querer se ater à teoria, geralmente a enzima envolvida na conversão de L-arabinose em L-ribulose é L-arabinose isomerase.
[0213] Sem querer se ater à teoria, a enzima que pode estar envolvida na conversão de D-lixose em D-xilulose em bactérias é a lixose isomerase.
[0214] Sem querer se ater à teoria, a enzima que pode estar envolvida na conversão de D-ribose em D-ribulose é D- ribose isomerase.
Enzimas
[0215] Os números da nomenclatura de enzimas (números EC) aqui mencionados referem-se às recomendações do Comitê de Nomenclatura da União Internacional de Bioquímica e Biologia Molecular, em relação à nomenclatura e classificação das enzimas, publicadas em 1992.
[0216] As enzimas aqui mencionadas podem ser produzidas por sequências de nucleotideos derivadas de uma ampla variedade de fontes. Em um aspecto, sequências de nucleotideos que codificam as enzimas aqui mencionadas podem ser derivadas ou deriváveis de Lactococcus lactis subsp. lactis, Geobacillus stearothermophilus, Enterococcus faecalis, Piromyces SP, Thermoanaerobacter thermohydrosulfiiricus, Pichia stipitis, ou Saccharomyces cerevisiae. Aldose-l-epimerase (EC 5.1.3.3)
[0217] Uma aldose-l-epimerase mencionada aqui é capaz de agir na aldopentose.
[0218] Aldose-l-epimerase tem o número de nomenclatura EC 5.1.3.3. Aldose-l-epimerase pode ser referida como uma mutarotase ou uma aldose mutarotase.
[0219] O termo aldose-l-epimerase refere-se a uma enzima que é capaz de converter uma a- aldopentose em uma β- aldopentose e vice-versa.
[0220] Em uma modalidade preferida, a aldose-l- epimerase é codificada por uma sequência de nucleotídeos selecionada do grupo consistindo em: AAD20257 versão 1, ABX75760 versão 1, AAK05605 versão 1, AAD20245 versão 1, AAD20251 versão 1, ABJ73095 versão 1, ABI49935 versão 1 e AAO80762 versão 1 (números de acesso NCBI). Mais preferivelmente, a aldose-l-epimerase é selecionada do grupo consistindo em: AAD20257, ABX75760, AAK05605, AAD20245 e AAD20251 .
[0221] Exemplos de aldose-l-epimerases adequadas para uso como descrito aqui incluem aldose-l-epimerase codificada: pela sequência de nucleotídeos do gene da aldose- l-epimerase de Lactococcus lactis (número de acesso NCBI AAD20245 versão 1); a sequência de nucleotídeos do gene da Saccharomyces cerevisiae GAL10 (em particular, a parte que codifica uma sequência de aminoácidos com atividade mutarotase); e a sequência de nucleotídeos do gene da cepa de Saccharomyces cerevisiae D0002 GAL10 (em particular, a parte que codifica uma sequência de aminoácidos com atividade mutarotase) . Aldose redutase (EC 1.1.1.21)
[0222] Aldose redutase tem o número de nomenclatura EC 1.1.1.21. A aldose redutase pode ser referida como: poliol desidrogenase, aldeido redutase, ALR2, NADPH-aldopentose redutase, NADPH-aldose redutase, alditol:NADP oxidorredutase ou alditol:NADP+ 1-oxidorredutase.
[0223] O termo aldose redutase se refere a uma enzima que é capaz de converter um alditol a uma aldose e vice- versa .
[0224] Uma aldose redutase pode reduzir mais de um tipo de aldose. Por exemplo, a mesma enzima pode ser capaz de reduzir tanto a D-xilose quanto a L-arabinose, tal enzima pode assim ser chamada de aldose redutase, ou ela pode ser chamado, mais especificamente, depois de um dos substratos, por exemplo, xilose redutase. Xilose redutase (EC 1.1.1.21)
[0225] Em uma modalidade, a aldose redutase é uma xilose redutase. Xilose redutase tem o número de nomenclatura EC 1.1.1.21.
[0226] O termo xilose redutase se refere a uma enzima que é capaz de converter D-xilose em xilitol, e vice-versa.
[0227] A xilose redutase mencionada aqui é capaz de agir na D-xilose.
[0228] Exemplos de xilose redutases adequadas para uso como descrito aqui incluem xilose redutase codificada: pela sequência de nucleotideos do gene da xilose redutase de Píchia stiptis (PsXR); a sequência de nucleotideos do gene da xilose redutase da cepa de Pichia stipitis DSM3651 (PsXR) - número de acesso NCBI X59465 versão 1; a sequência de nucleotideos de Candida tenuis(a dita sequência de nucleotideos codificando xilose redutase pode ser obtida como descrito por Kavanagh et al, 2003); e a sequência de nucleotideos de Neurospora crassa (a dita sequência de nucleotideos codificando xilose redutase pode ser obtida como descrito por Woodyer et al, 2005). Arabinose redutase (EC 1.1.1.21)
[0229] Em outra modalidade, a aldose redutase é uma arabinose redutase. A arabinose redutase tem o número de nomenclatura EC 1.1.1.21.
[0230] O termo arabinose redutase se refere a uma enzima que é capaz de converter a L-arabitose em L-arabitol e vice-versa.
[0231] Um arabinose redutase mencionada aqui é capaz de agir sobre a L-arabinose.
[0232] D-xilose redutases atualmente conhecidas na técnica também podem atuar na L-arabinose como um substrato com atividade semelhante. Por isso, o termo L-arabinose redutase também pode se referir às enzimas que são classificadas como sendo D-xilose redutases, e as xilose redutases mencionadas aqui como sendo adequadas para a introdução de metabolismo de xilose são igualmente adequadas para uso na introdução do metabolismo de arabinose a um microrganismo.
[0233] Em uma modalidade adicional, a aldose redutase pode ser capaz de converter a L-xilose em L-arabitol e vice-versa. Em outra modalidade, a aldose redutase pode ser capaz de converter D-lixose em D-arabitol e vice-versa.
[0234] Em outra modalidade, a aldose redutase pode ser capaz de converter a ribose em ribitol (em particular a D-ribose em D-ribitol) e vice-versa. Xilulose redutase (EC 1.1.1.9 e EC 1.1.1.10)
[0235] O termo xilulose redutase engloba D-xilulose redutase e L-xilulose redutase. D-xilulose redutase (EC 1.1.1.9)
[0236] D-xilulose redutase tem o número de nomenclatura EC 1.1.1.9. D-xilulose redutase pode ser referida como xilitol desidrogenase, xilitol-2- desidrogenase, 2,3-cis-poliol(DPN)desidrogenase (C3-5), xilitol desidrogenase dependente de NAD, eritritol desidrogenase ou pentitol-DPN-desidrogenase.
[0237] O termo D-xilulose redutase refere-se a uma enzima que é capaz de converter xilitol em D-xilulose e vice- versa .
[0238] Uma D-xilulose redutase mencionada aqui é capaz de agir sobre o xilitol.
[0239] Exemplos de D-xilulose redutases adequadas para uso como descrito aqui incluem D-xilulose redutase codificada: pela sequência de nucleotídeos do gene D- xilulose de Pichia stipitis (PsXDH); e a sequência de nucleotídeos do gene da D-xilulose redutase da cepa de Pichia stipitis DSM3651 (PsXDH) - número de acesso NCBI X55392 versão 1. L-xilulose redutase (EC 1.1.1.10)
[0240] L-xilulose redutase tem o número de nomenclatura EC 1.1.1.10. L-xilulose redutase pode ser referida como L-xilitol desidrogenase.
[0241] O termo L-xilulose redutase se refere a uma enzima que é capaz de converter a L-xilulose em xilitol e vice-versa.
[0242] Uma L-xilulose redutase mencionada aqui é capaz de agir sobre a L-xilulose.
[0243] Uma sequência de nucleotídeos codificando a L-xilulose redutase pode ser obtida a partir de Aspergillus niger, como descrito por Witteveen et al (1994) ou a partir da levedura Ambrosiozyma monospora (Verho et al, 2004) . Xiluloquinase (EC 2.7.1.17)
[0244] Xiluloquinase tem o número de nomenclatura EC - .7.1.17. Xiluloquinase pode ser referida como D- xiluloquinase.
[0245] O termo xiluloquinase se refere a uma enzima que é capaz de converter D-xilulose em D-xilulose 5-fosfato e vice-versa.
[0246] Uma xiluloquinase mencionada aqui é capaz de agir na D-xilulose.
[0247] Exemplos de xiluloquinases adequadas para uso como descrito aqui incluem xiluloquinase codificada: pela sequência de nucleotídeos do gene da xiluloquinase de Pichia stipitis (PsXKS); a sequência de nucleotídeos do gene da xiluloquinase de Pichia stipitis DSM3651 (PsXKS) - número de acesso NCBI AF127802 AF versão 1; a sequência de nucleotídeos do gene da xiluloquinase de S. cerevisiae (ScXKS); e a sequência de nucleotideos do gene da xiluloquinase da cepa de S. cerevisiae D0002 (ScXKS) - número de acesso NCBI X61377 versão 1. Xilose isomerase (EC 5.3.1.5)
[0248] Xilose isomerase tem o número de nomenclatura EC 5.3.1.5. Xilose isomerase pode ser referida como D-xilose isomerase, D-xilose cetoisomerase ou D-xilose cetol- isomerase.
[0249] O termo xilose isomerase se refere a uma enzima que é capaz de converter D-xilose em D-xilulose e vice-versa.
[0250] A xilose isomerase mencionada aqui é capaz de agir na D-xilose.
[0251] Exemplos de xiloses isomerases adequadas para uso como descrito aqui incluem xilose isomerase codificada: pela sequência de nucleotideos do gene da xilose isomerase de Piromyces (PmXI); a sequência de nucleotideos do gene da xilose isomerase de Piromyces sp E2 (PmXI) - número de acesso NCBI AJ249909 versão 1; a sequência de nucleotideos do gene da xilose isomerase de Thermoanaerobacter thermohydrosulfurícus (ThXI) - número de acesso NCBI D00756 versão 1; SEQ ID No. 2 e SEQ ID No. 3. D-arabinitol-4-desidrogenase (EC 1.1.1.11)
[0252] D-arabinitol-4-desidrogenase tem o número de nomenclatura EC 1.1.1.11. D-arabinitol-4-desidrogenase pode ser referido como D-arabitol desidrogenase ou arabitol desidrogenase.
[0253] O termo D-arabinitol-4-desidrogenase refere- se a uma enzima que é capaz de converter D-arabinitol a D- xilulose e vice-versa.
[0254] Uma D-arabinitol-4-desidrogenase mencionada aqui é capaz de agir no D-arabinitol.
[0255] Uma D-arabinitol-4-desidrogenase adequada e o gene correspondente são descritos por Cheng et al 2005. L-arabiniiol-4-desidrogenase (EC 1.1.1.12)
[0256] L-arabinitol-4-desidrogenase tem o número de nomenclatura EC 1.1.1.12. L-arabinitol-4-desidrogenase pode ser referida como L-arabLtol-4-desidrogenase ou pentitol-DPN desidrogenase.
[0257] O termo L-arabinitol-4-desidrogenase refere- se a uma enzima que é capaz de converter L-arabinitol em L- xilulose e vice-versa.
[0258] Um L-arabinitol-4-desidrogenase mencionado aqui é capaz de agir sobre o L-arabinitol.
[0259] Uma L-arabinitol-4-desidrogenase adequada e o gene correspondente são descritos em Richard et a (2001) . L-arabinose isomerase (EC 5.3.1.4)
[0260] L-arabinose isomerase tem o número de nomenclatura EC 5.3.1.4. L-arabinose isomerase pode ser referida como L-arabinose cetol isomerase.
[0261] O termo L-arabinose isomerase se refere a uma enzima que é capaz de converter L-arabinose em L-ribulose e vice-versa.
[0262] Uma L-arabinose isomerase mencionada aqui é capaz de agir na L-arabinose.
[0263] Um exemplo de uma sequência de nucleotídeos que codifica a L-arabinose isomerase é a sequência de nucleotídeos que pode ser obtida a partir da cepa de Lactobacillus plantarum NCIMB8826 (ATCC 14917) (gene descrito no código de acesso NCBI NC_004567 versão 1). Ribuloquinase (EC 2.7.1.16)
[0264] Ribuloquinase tem o número de nomenclatura EC 2.7.1.16. Ribuloquinase pode ser referida como L- ribuloquinase.
[0265] O termo ribuloquinase se refere a uma enzima que é capaz de converter (i) L-ribulose em L-ribulose-5- fosfato e vice-versa; e/ou (ii) D-ribulose em D-ribulose-5- fosfato e vice-versa.
[0266] Uma ribuloquinase mencionada aqui é capaz de agir sobre a L-ribulose e/ou D-ribulose.
[0267] Uma sequência de nucleotídeos adequada que codifica ribuloquinase pode ser obtida a partir da cepa de Lactobacillus plantarum NCIMB8826 (ATCC 14917) (gene descrito no código de acesso NCBI NC_004567 versão 1). L-ribulose fosfato 4-epimerase (EC 5.1.3.4)
[0268] L-ribulose fosfato 4-epimerase tem o número de nomenclatura EC 5.1.3.4. L-ribulose fosfato 4-epimerase pode ser referida como ribulose fosfato 4-epimerase, fosforribulose isomerase, L-ribulose 5-fosfato 4-epimerase, AraD ou L-Ru5P.
[0269] O termo L-ribulose fosfato 4-epimerase se refere a uma enzima que é capaz de converter L-ribulose 5- fosfato em D-xilulose-5-fosfato e vice-versa.
[0270] Uma L-ribulose fosfato 4-epimerase mencionada aqui é capaz de agir na L-ribulose-5-fosfato.
[0271] Uma sequência de nucleotídeos adequada que codifica L-ribulose fosfato 4-epimerase pode ser obtida a partir da cepa de Lactobacillus plantarum NCIMB8826 (ATCC 14917) (gene descrito no código de acesso NCBI NC_004567 versão 1). D-ribitol-4-desidrogenase
[0272] D-ribitoI-4-desidrogenase tem o número de nomenclatura EC 1.1.1.56. Esta enzima também pode ser referida como ribitol 2-desidrogenase, adonitol desidrogenase ou ribitol desidrogenase.
[0273] O termo D-4-ribitol-4-desidrogenase refere- se a uma enzima que é capaz de converter ribitol em D- ribulose e vice-versa.
[0274] Uma D-ribitol 4-desidrogenase mencionada aqui é capaz de agir sobre o D-ribitol.
[0275] Uma D-ribitol 4-desidrogenase adequada e o gene correspondente é descrito por Dothie et al, 1985. D-lixose isomerase (EC 5.3.1.15)
[0276] D-lixose isomerase tem o número de nomenclatura EC 5.3.1.15. Esta enzima também pode ser referida como D-lixose cetol-isomerase.
[0277] O termo D-lixose isomerase se refere a uma enzima que é capaz de converter D-lixose em D-xilulose e vice-versa.
[0278] A D-lixose isomerase mencionada é capaz de agir na D-lixose.
[0279] Uma sequência de nucleotideos que codifica a D-lixose/L-ribose isomerase pode ser clonada a partir da cepa do organismo Acinetobacter sp. DL-28 (Shimonishi e Izumori, 1996) ou de Aerobacter aerogenes (Anderson e Allison, 1965) . Ribose isomerase (EC 5.3.1.20)
[0280] Ribose isomerase tem o número de nomenclatura EC 5.3.1.20. Esta enzima também pode ser referida como D- ribose isomerase e D-ribose cetol isomerase.
[0281] O termo ribose isomerase refere-se a uma enzima que é capaz de converter D-ribose em D-ribulose e vice-versa.
[0282] Uma ribose isomerase mencionada aqui é capaz de agir sobre a D-ribose.
[0283] A D-ribose isomerase foi encontrada no organismo Mycobacterium smegmatis (Izumori et al, 1975), de onde ela pode ser clonada. Ribulose-5-fosfato-3-epimerase (EC 5.1.3.1)
[0284] Ribulose-5-fosfato-3-epimerase tem o número de nomenclatura EC 5.1.3.1. Esta enzima também pode ser referida como: pentose-5-fosfato-3-epimerase, fosfocetopentose-3-epimerase, fosfocetopentose epimerase, fosforribulose epimerase, ribulose-fosfato-3-epimerase; D- ribulose-5-fosfatoepimerase; D-ribulose-fosfato-3- epimerase; D-ribulose-5-P 3-epimerase; D-xululose-5- fosfato-3-epimerase; eritrose-4-fosfato isomerase; ribulose-5-fosfato-3-epimerase; e xilulose fosfato-3- epimerase.
[0285] O termo ribulose-5-fosfato 3-epimerase refere-se a uma enzima que é capaz de converter D-ribulose 5-fosfato em D-xilulose 5-fosfato e vice-versa.
[0286] Exemplos de ribulose-5-fosfato 3-epimerase adequadas para uso como descrito aqui incluem ribulose-5- fosfato 3-epimerase codificada: pela sequência de nucleotídeos do gene RPEl de S. cerevisiae;a sequência de nucleotídeos do gene RPEl da cepa D0002 de S. cerevisiae; a sequência de nucleotídeos do código de acesso NCBI NP_012414 versão 1; e a ribulose-5-fosfato isomerase de P. stiptitis que pode ser encontrada no número de acesso NCBI NP_12414 versão 1. Ribose-5-fosfato isomerase (EC 5.3.1.6)
[0287] Ribose-5-fosfato isomerase tem o número de nomenclatura EC 5.3.1.6. Esta enzima também pode ser referida como fosfopentoisomerase, fosfopentoseisomerase, fosfopentosesisomerase, fosforriboisomerase, ribose 5- fosfato epimerase, ribose fosfato isomerase, 5-fosforribose isomerase ou D-ribose-5-fosfato cetol isomerase.
[0288] O termo ribose-5-fosfato isomerase se refere a uma enzima que é capaz de converter D-ribose 5-fosfato em D-ribulose 5-fosfato e vice-versa.
[0289] Exemplos de ribose-5-fosfato isomerase adequadas para uso como descritos aqui incluem ribose-5- fosfato cetol isomerase codificada: pela sequência de nucleotídeos do gene da S. cerevisiae RKI1; a sequência de nucleotídeos do gene RKI1 da cepa RKI1 de S. cerevisiae; a sequência de nucleotídeos do código de acesso NCBI X94335 versão 1; a sequência de nucleotídeos do código de acesso NCBI NP_014738 versão 1, e a ribose-5-fosfato isomerase a partir de P. stiptitis que pode ser encontrada no acesso NC_009043 versão 1. Transcetolase (EP 2.2.1.1)
[0290] Transcetolase tem o número de nomenclatura EC 2.2.1.1. Esta enzima também pode ser referida como glicolaideidotransferase.
[0291] O termo transcetolase refere-se a uma enzima que é capaz de converter sedoeptulose 7-fosfato + D- gliceraldeido 3-fosfato em D-ribose 5-fosfato + D-xilulose 5-fosfato e vice-versa.
[0292] Exemplos de transcetolases adequadas para uso como descrito aqui incluem transcetolase codificadas: pela sequência de nucleotideos do gene TKL1 de Saccharomyces cerevisiae; a sequência de nucleotideos do gene TKL1 da cepa D0002 de Saccharomyces cerevisiae; a sequência de nucleotideos do código de acesso NCBI X73224 versão 1; a sequência de nucleotideos do código de acesso NCBI NP_015399 versão 1, e a transcetolase de P. stiptitis que pode ser encontrada no acesso CP000496 versão 1. Transaldolase (EC 2.2.1.2)
[0293] Transaldolase tem o número de nomenclatura EC 2.2.1.2 .
[0294] Esta enzima também pode ser referida como diidroxiacetonatransferase, diidroxiacetona sintase, formaldeido transcetolase ou glicerona transferase.
[0295] O termo transaldolase se refere a uma enzima que é capaz de converter sedoeptulose 7-fosfato + D- gliceraldeido-3-fosfato em D-eritrose 4-fosfato + D-frutose 6-fosfato e vice-versa.
[0296] Exemplos de transaldolases adequadas para uso como descrito aqui incluem transaldolase codificada: pela sequência de nucleotideos do gene TALI de Saccharomyces cerevisiae; a sequência de nucleotideos do gene TALI da cepa D0002 de Saccharomyces cerevisiae; a sequência de nucleotídeos do código de acesso NCBI X15953 versão 1; a sequência de nucleotídeos do código de acesso NCBI NP_013458 versão 1, e a transaldolase de P. stiptitis que pode ser encontrada no acesso CP000502 versão 1.
Ensaio da aldopentose
[0297] A quantidade de uma aldopentose em uma solução (como um meio de cultura) pode ser determinada colorimetricamente pelo método de floroglucinol, como descrito por Ebert et al (A Simplified, Colorimetric Micromethod for Xylose in Serum or Urine, with Phloroglucinol, 1979, Clin. Chem. 25, no. 8, pp. 1440-1443) .
[0298] O reagente de cor é composto de 0,5 g de floroglucinol (1,3,5-triidroxibenzeno), 100 mL de ácido acético glacial e 10 mL de HC1 cone. 50 pl de amostra é adicionado a 950 pL do reagente de cor. A mistura é aquecida a 100 °C por 4 minutos, e a absorvância da mistura é lida a 554 nm. A quantidade de uma aldopentose na amostra é determinada de acordo com uma curva padrão feita com a mesma aldopentose como padrão. Este método pode ser usado para determinar a quantidade de xilose, arabinose, lixose e ribose em um meio de cultura.
Ensaio de interconversão
[0299] A capacidade dos microrganismos de catalisar a conversão entre α-aldopentose e β-aldopentose pode ser analisada por vários métodos. Por exemplo, a interconversão entre o anômero alfa e beta das aldoses pode ser acompanhada por RMN, por exemplo, como explicado por Ryu et al (2004), ou por meio de ensaio acoplado, onde a atividade da enzima, específica para um dos anômeros, é seguida, como descrito por Brahma e Bhattacharyya (2004).
Ensaio da cetopentose
[0300] A quantidade de uma cetopentose em uma solução (como um meio de cultura) pode ser determinada colorimetricamente pelo método de cisteina-carbazol, como descrito por Zacarias Dische e Ellen Borenfreund (1951; J. Biol. Chem. 192 (2): 583.).
Ensaio de etanol
[0301] A quantidade do biocombustivel como etanol, em uma solução (como um meio de cultura) pode ser determinada pelo uso de um ensaio de etanol comercialmente disponível, o Kit K-ETOH, fabricado e vendido pela Megazyme Internacional, Bray Business Park, Bray, Co. Wicklow, na Irlanda, ou pode ser determinada, por exemplo, pelo uso de cromatografia a gás.
Via da pentose fosfato
[0302] Cetopentoses são convertidas em etanol através da via da pentose fosfato. Um exemplo disso é mostrado na Figura 4.
[0303] Exemplos de enzimas envolvidas na via da pentose fosfato incluem: transcetolase, transaldolase, ribose-5-fosfato cetol-isomerase e ribulose-5-fosfato 3- epimerase.
[0304] Em uma modalidade, o microrganismo de acordo com a presente invenção também foi transformado para expressar ou superexpressar uma ou mais enzimas envolvidas na via da pentose fosfato.
[0305] Em uma modalidade, o microrganismo de acordo com a presente invenção também se transformou com uma ou mais sequências de nucleotideos que fazem com que o microrganismo superexpresse uma ou mais enzimas envolvidas na via da pentose fosfato. Por exemplo, um promotor é inserido no genoma de um microrganismo que permite que o microrganismo superexpresse uma sequência de nucleotideos endógena que codifica uma enzima envolvida na via da pentose fosfato.
[0306] Em outra modalidade, o microrganismo foi transformado com uma ou mais sequências de nucleotideos codificando uma ou mais enzimas envolvidas na via da pentose fosfato. Por exemplo, o microrganismo é transformado com um vetor de expressão que compreende uma sequência de nucleotideos que codifica uma ou mais enzimas envolvidas na via da pentose fosfato.
[0307] De preferência, o vetor de expressão aqui mencionado compreende um ou mais promotores capazes de superexpessar uma ou mais sequências de nucleotideos que codificam uma ou mais enzimas envolvidas na via da pentose fosfato. Exemplos de tais promotores incluem o promotor GPD, o promotor TEF e o promotor ADP. Promotores preferidos que podem ser utilizados para superexpressar uma ou mais sequências de nucleotideos codificando um ou mais enzimas envolvidas na via da pentose fosfato podem ser qualquer um dos elementos regulatórios que controlam a expressão das sequências de nucleotideos que codificam proteínas envolvidas na glicólise e fermentação da glicose.
[0308] Como usado aqui, o termo "superexpressa" na frase "uma ou mais sequências de nucleotideos que fazem com que o microrganismo superexpresse uma ou mais enzimas envolvidas na via da pentose fosfato" e "um ou mais promotores capazes de superexpressar uma ou mais sequências de nucleotídeos que codificam uma ou mais enzimas envolvidas na via da pentose fosfato"refere-se a um aumento na expressão de zero até um nivel de expressão que vai de um menor nivel de expressão até um maior nivel de expressão (por exemplo, supra-regulação) quando o microrganismo transformado é comparado com o microrganismo equivalente antes da transformação. Microrganismos que superexpressam uma ou mais enzimas envolvidas na via da pentose fosfato têm uma maior capacidade de catalisar a conversão de uma cetopentose (como xilulose 5-fosfato) para um biocombustivel (como etanol).
[0309] Preferencialmente, o dito microrganismo transformado que superexpressa uma ou mais enzimas envolvidas na via da pentose fosfato é capaz de catalisar a conversão de uma cetopentose (como a xilulose 5-fosfato) para um biocombustivel (como etanol) por uma taxa que é pelo menos 10%, 15%, 20% ou 25% maior do que um microrganismo não-transformado.
[0310] Exemplos de microrganismos que superexpressam uma ou mais enzimas envolvidas na via da pentose fosfato incluem: (i) microrganismos transformados com um ou mais de vetores de expressão que codificam um ou mais de transcetolase, transaldolase, ribose-5-fosfato cetoisomerase e ribulose-5-fosfato 3-epimerase; e (ii) microrganismos transformados para suprarregular a expressão de uma ou mais sequências de nucleotideo endógenas que codificam uma ou mais dentre transcetolase, transaldolase, ribose-5-fosfato, cetol-isomerase e ribulose-5-fosfato 3- epimerase (antes da transformação o dito microrganismo foi capaz de expressar uma ou mais destas enzimas para um determinado conjunto de condições de cultura durante o crescimento exponencial, mas depois da transformação o dito microrganismo é capaz de expressar uma ou mais destas enzimas em um nivel maior, nas mesmas condições de cultura, durante o crescimento exponencial).
[0311] A invenção vai agora ser descritas através de Exemplos, que devem servir para auxiliar uma pessoa versada na técnica a realizar a invenção e não pretendem de forma alguma limitar o escopo da invenção.
EXEMPLOS Técnicas gerais de metodologia de DNA recombinante
[0312] A presente invenção emprega, salvo indicação em contrário, as técnicas convencionais de quimica, biologia molecular, microbiologia, DNA recombinante e imunologia, que estão dentro das capacidades de um técnico versado no assunto. Tais técnicas são explicadas na literatura. Ver, por exemplo, Sambrook et al, 1989; Ausubel F.M. et al. 1995; Roe et al 1996; Gait, 1984; e Lilley e Dahlberg, 1992. Cada um desses textos gerais é aqui incorporado por referência.
[0313] A presente invenção emprega, salvo indicação em contrário, as técnicas convencionais de quimica, biologia molecular, microbiologia, DNA recombinante e imunologia, que estão dentro das capacidades de um técnico versado no assunto. Tais técnicas são explicadas na literatura. Ver, por exemplo, J. B. Roe, J. Crabtree, e A. Kahn, 1996, DNA Isolation and Sequencing: Essential Techniques, John Wiley & Sons; M. J. Gait (Editor), 1984, Oligonucleotide Synthesis: A Practical Approach, Irl Press; e, D. M. J. Lilley e J. E. Dahlberg, 1992, Methods of Enzymology: DNA Structure Part A: Synthesis and Physical Analysis of DNA Methods in Enzymology, Academic Press. Cada urn desses textos gerais é aqui incorporado por referência. Exemplo la - Construção do gene da mutarotase sintético (aldose-1 epiraerase) de Lactococcus lactis baseado no código de acesso NCBI AAD20245 versão 1.
[0314] Todo o gene da aldose-l-epimerase de L. lactis (LIMR) foi sintetizado e montado por Geneart AG (Regensburg, Alemanha) . O códon de uso na sequência foi otimizado com base na tabela de uso de códons de leveduras do banco de dados de uso dos códons Kazusa (Nakamura et al, 2000) . Flanqueando a estrutura de leitura aberta, um sitio de restrição para Nhel, próximo do códon de partida ATG e um sitio de restrição para Xhol, distai ao códon de parada, foram incluídos na construção sintética. A integridade do gene sintético LIMR foi determinada por sequenciamento de ambas as fitas. A sequência de nucleotídeos de LIMR incluindo os sitios de restrição flanqueadores é identificada como SEQ.ID.NO. 1 (ou seja AAD20245) e a sequência de aminoácidos codificada por esta sequência de nucleotídeos é identificada como SEQ ID No. 47. O plasmideo de proteção foi nomeado 0717050pGA14. Exemplo lb - Construção de gene sintético da xilose isomerase de Piromyces sp. E2 com base no código de acesso NCBI AJ249909 versão 1.
[0315] Todo o gene da xilose isomerase de Piromyces (PmXI) foi sintetizado e montado por Geneart AG (Regensburg, Alemanha) . O códon de uso na sequência foi otimizado com base na tabela de uso de códons de leveduras do banco de dados de uso dos códons Kazusa (Nakamura et ah, 2000) . Flanqueando a estrutura de leitura aberta, um sitio de restrição para Nhel, próximo do códon de partida ATG e um sitio de restrição para Xhol, distai ao códon de parada, foram incluídos na construção sintética. A integridade do gene sintético PmXI foi determinada por sequenciamento de ambas as fitas. A sequência de nucleotídeos de PmXI incluindo os sitios de restrição flanqueadores é identificada como SEQ.ID.NO. 2 e a sequência de aminoácidos codificada por esta sequência de nucleotídeos é identificada como SEQ ID No. 48. O plasmideo de proteção foi nomeado 0717049pGA15. Exemplo lc - Construção de gene sintético da xilose isomerase (XylA) de Thermoanaerobacter thermohydrosulfuricus com base no código de acesso NCBI D00756 versão 1.
[0316] Todo o gene da xilose isomerase de T. thermohydrosulfuricus (ThXI) foi sintetizado e montado por Geneart AG (Regensburg, Alemanha). O códon de uso na sequência foi otimizado com base na tabela de uso de códons de leveduras do banco de dados de uso dos códons Kazusa (Nakamura et ah, 2000) . Flanqueando a estrutura de leitura aberta, um sitio de restrição para Nhel, próximo do códon de partida ATG e um sitio de restrição para Xhol, distai ao códon de parada, foram incluídos no constructo sintético. A integridade do gene sintético ThXI foi determinada por sequenciamento de ambas as fitas. A sequência de nucleotídeos de ThXI incluindo os sitios de restrição flanqueadores é identificada como SEQ.ID.NO. 3 e a sequência de aminoácidos codificada por esta sequência de nucleotideos é identificada como SEQ ID No. 49. O plasmideo de proteção foi nomeado 0717046pGA14. Exemplo 2a - Clonagem TOPO do gene D-xiluloquinase da cepa de Pichia stipitis DSM3651 com base no código de acesso NCBI AF127802 versão 1.
[0317] Todo o gene da D-xiluloquinase de P. stipitis (PsXKS) foi amplificado por PCR a partir do DNA obtido a partir da cepa DSM3651 utilizando os iniciadores identificados pela SEQ.ID.NO. 4 e SEQ.ID.NO. 5. Um sitio de restrição para Nhel, proximal ao códon de iniciação ATG e um sitio de restrição para Xhol, distai ao códon de parada foi introduzido flanqueando o gene PsXKS. Como molde, o DNA da cepa P. stipitis foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 30 ciclos de 30 segundos a 96 °C, 30 segundos a 50 °C e 150 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 1% e um fragmento de 1891 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10. O plasmideo foi chamado de PCR-Blunt 2 P.stip XKS. Exemplo 2b - Clonagem TOPO do gene D-xilose redutase da cepa de Pichia stipitis DSM3651 com base no código de acesso NCBI X594 65 versão 1.
[0318] Todo o gene da xilose redutase de P. stipitis (PsXR) foi amplificado por PCR a partir do DNA obtido a partir da cepa DSM3651 utilizando os iniciadores identificados pela SEQ.ID.NO. 6 e SEQ.ID.NO. 7. Um sitio de restrição para Nhel, proximal ao códon de iniciação ATG e um sitio de restrição para Xhol, distai ao códon de parada foi introduzido flanqueando o gene PsXR. Como molde, o DNA da cepa P. stipitis foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 30 ciclos de 30 segundos a 96 °C, 30 segundos a 50 °C e 150 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 1% e um fragmento de 976 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10. O plasmideo foi chamado de PCR-Blunt 2 P.stip XR. Exemplo 2c - Clonagem TOPO da xilitol desidrogenase (gene da D-xilulose redutase da cepa de Pichia stipitis DSM3651 com base no código de acesso NCBI X55392 versão 1.
[0319] Todo o gene da xilitol desidrogenase de P. stipitis (PsXDH) foi amplificado por PCR a partir do DNA obtido a partir da cepa DSM3651 utilizando os iniciadores identificados pela SEQ.ID.NO. 8 e SEQ.ID.NO. 9. Um sitio de restrição para (Nhel), proximal ao códon de iniciação ATG e um sitio de restrição para Xhol, distai ao códon de parada foi introduzido flanqueando o gene PsXDH. Como molde, o DNA da cepa P. stipitisfoi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 30 ciclos de 30 segundos a 96 °C, 30 segundos a 50 °C e 150 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 1% e um fragmento de 1108 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10. O plasmideo foi chamado de PCR-Blunt 2 P.stip XDH. Exemplo 2d - Clonagem TOPO do gene da L-arabinose isomerase (EC 5.3.1.4) da cepa de Lactobacillus plantarum NCIMB8826 (ATCC 14917) com base no código de acesso NCBI NC_004567 versão 1.
[0320] Todo o gene da L-arabinose de L. plantarum (LpAraA) foi amplificado por PCR a partir do DNA obtido a partir da cepa ATCC14917, utilizando os iniciadores identificados pela SEQ.ID.NO. 10 e SEQ.ID.NO. 11. Um sitio de restrição para Nhel, proximal ao códon de iniciação ATG e um sitio de restrição para Xhol, distal ao códon de parada foi introduzido flanqueando o gene LpAraA. Como molde, o DNA da cepa L. plantarumfoi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 30 ciclos de 30 segundos a 96 °C, 30 segundos a 55 °C e 60 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). 0 produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 1444 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10 . Exemplo 2e - Clonagem TOPO do gene da L-ribuloquinase (EC 2.7.1.16) da cepa de Lactobacillus plantarum NCIMB8826 (ATCC 14917) com base no código de acesso NCBI NC_004567 versão 1.
[0321] Todo o gene da L-ribuloquinase de L. plantarum (LpAraB) foi amplificado por PCR a partir do DNA obtido a partir da cepa ATCC14917, utilizando os iniciadores identificados pela SEQ.ID.NO. 12 e SEQ.ID.NO. 13. Um sitio de restrição para Nhel, proximal ao códon de iniciação ATG e um sitio de restrição para Xhol, distal ao códon de parada foi introduzido flanqueando o gene LpAraB. Como molde, o DNA da cepa L. plantarumfoi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 30 ciclos de 30 segundos a 96 °C, 30 segundos a 55 °C e 60 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 1618 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10 . Exemplo 2f - Clonagem TOPO do gene da L-ribulose-5- fbsfato 4-epimerase (EC 5.1.3.4) da cepa de Lactobacillus plantarum NCIMB8826 (ATCC 14917) com base no código de acesso NCBI NC_004567 versão 1.
[0322] Todo o gene da L-ribulose-5-fosf ato 4- epimerase de L. plantarum (LpAraD) foi amplificado por PCR a partir do DNA obtido a partir da cepa ATCC14917, utilizando os iniciadores identificados pela SEQ.ID.NO. 14 e SEQ.ID.NO. 15. Um sitio de restrição para Nhel, proximal ao códon de iniciação ATG e um sitio de restrição para Xhol, distai ao códon de parada foi introduzido flanqueando o gene LpAraD. Como molde, o DNA da cepa L. plantarum foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 30 ciclos de 30 segundos a 96 °C, 30 segundos a 55 °C e 60 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 745 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA) , de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10. Exemplo 2g - Clonagem TOPO do gene GAL10 da cepa de Saccharomyces cerevisiae D0002 com base no código de acesso NCBI Z35888 versão 1.
[0323] Todo o gene GAL10 da S. cerevisiae (ScGALlO) foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002, utilizando os iniciadores identificados pela SEQ.ID.NO. 16 e SEQ.ID.NO. 17. Um sitio de restrição para Nhel, proximal ao códon de iniciação ATG e um sitio de restrição para Xhol, distai ao códon de parada foi introduzido flanqueando o gene ScGALlO. Como molde, o DNA da cepa de S cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 120 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 2116 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10. O plasmideo foi nomeado ScGAL-a23a. Exemplo 2h - Clonagem TOPO do gene GAL10 truncado [nucleotídeo 1084 - 2100] da cepa de Saccharomyces cerevisiae D0002 com base no código de acesso NCBI Z35888 versão 1.
[0324] O gene GAL10 da S. cerevisiae N-terminal truncado (SCGALIOA) foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiaeD0002, utilizando os iniciadores identificados pela SEQ.ID.NO. 18 e SEQ.ID.NO. 17. Um sitio de restrição para Nhel, proximal ao códon de iniciação ATG e um sitio de restrição para Xhol, distai ao códon de parada foi introduzido flanqueando o gene ScGALlO^- Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 120 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 1036 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10. O plasmideo foi nomeado ScGAL/\-a24a. Exemplo 3a - Construção do plasmideo PmXI-8a contendo o gene da xilose isomerase de Piromyces (PmXI) sob o controle do promotor do GPD e o terminador CYC1 de S. cerevisiae.
[0325] O vetor transportador de cópias elevadas de E. coli/S. cerevisiae P426-GPD (Mumberg et al, 1995) foi digerido com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da xilose isomerase de Piromyces foi liberado do vetor 0717049pGA15 (descrito no Exemplo 1b) por digestão com Nhel e Xhol. O plasmideo P426- gpd linearizado resultante e o fragmento de DNA que codifica PmXI foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 11 e isolado. Os dois fragmentos de DNA foram ligados, resultando no plasmideo chamado PmXI- 8a. Exemplo 3b - Construção do plasmideo ThXI-5a contendo o gene da xilose isomerase de T. thermohydrosulfuricus (ThXI) sob o controle do promotor GPD e o terminador CYC1 de S. cerevisiae.
[0326] O vetor transportador de cópias elevadas de E. coli/S. cerevisiae P426-GPD (Mumberg et al, 1995) foi digerido com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da xilose isomerase de T. thermohydrosulfuricusfoi liberado do vetor 0717046pGA14 (descrito no Exemplo 1c) por digestão com Nhel e Xhol. 0 plasmideo P426-GPD linearizado resultante e o fragmento de DNA que codifica ThXI foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 1% e isolado. Os dois fragmentos de DNA foram ligados, resultando no plasmideo chamado ThXI-5a. Exemplo 3c - Construção do plasmideo PsXKS-14a contendo o gene da D-xiluloquinase de P. stipitis (PsXKS) sob o controle do promotor GPD e o terminador CYC1 de S. cerevisiae.
[0327] O vetor transportador de cópias elevadas de E. coli/S. cerevisiae P426-GPD (Mumberg et al, 1995) foi digerido com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da xilulose quinase de P. stipitis foi liberado do vetor pCR-blunt 2 P. stip XKS (descrito no Exemplo 2a) por digestão com Nhel e Xhol. O plasmideo P426-GPD linearizado resultante e o fragmento de DNA que codifica PsXKS foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 1% e isolados. Os dois fragmentos de DNA foram ligados, resultando no plasmideo chamado PsXKS-14a. Exemplo 3d - Construção dos plasmídeos PsXR-24a e PsXR- 25 contendo o gene da xilose redutase de P. stipitis (PsXR) sob o controle do promotor GPD e o terminador CYC1 de S. cerevisiae.
[0328] O vetor transportador de cópias elevadas de E. coli/S. cerevisiae P426-GPD e o vetor transportado de cópias baixas similar P414-GPD (Mumberg et al, 1995) foi digerido com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da xilose redutase de P. stipitis foi liberado do vetor pCR-blunt 2 P. stip XR (descrito no Exemplo 2b) por digestão com Nhel e Xhol. Os plasmideos P426-GPD e P414-GPD linearizados resultantes e o fragmento de DNA que codifica PsXR foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 1% e isolados. O plasmideo linearizado P424-GPD foi unido ao fragmento PsXR resultando no plasmideo chamado de PsXR-24a. Da mesma forma, o plasmideo linearizado P414-GPD foi unido com o fragmento PsXR resultando no plasmideo chamado de PsXR- 25a. Exemplo 3e - Construção do plasmideo PsXDH-lla contendo o gene da xilitol desidrogenase de P. stipitis (PsXDH) (xilulose redutase) sob o controle do promotor GPD e o terminador CYC1 de S. cerevisiae.
[0329] O vetor transportador de cópias elevadas de E. coli/S. cerevisiae P426-GPD (Mumberg et al, 1995) foi digerido com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da xilulose desidrogenase de P. stipitis foi liberado do vetor pCR-blunt 2 P. stip XR (descrito no Exemplo 2c) por digestão com Nhel e Xhol. 0 plasmideo P426-GPD linearizado resultante e o fragmento de DNA que codifica PsXDH foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 1% e isolado. Os dois fragmentos de DNA foram unidos, resultando no plasmideo chamado de PsXDH-lla. Exemplo 3f - Construção dos plasmídeos LIMR-36a, LIMR- 38a e LTMR-40a contendo o gene da mutarotase de L. lactis (LIMR) (aldose-l-epimerase) sob o controle de vários promotores e o terminador CYC1 de S. cerevisiae.
[0330] Os vetores transportadores de baixa cópia de E. coli/S. cerevisiae P413-GPD, P413-ADH e P413-TEF (Mumberg et al., 1995) foram digeridos com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da aldose-l-epimerase de L. lactis (LIMR) foi liberado do vetor 0717050pGA14 (descrito no Exemplo la) por digestão com Nhel e Xhol. Os plasmideos resultantes linearizados P413-GPD, P413-ADH e P413-TEF e o fragmento de DNA codificando LIMR foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 1% e isolado. O plasmideo linearizado P413-GPD foi ligado, juntamente com o fragmento LIMR resultando no plasmideo chamado de LIMR-36a. Da mesma forma, o plasmideo linearizado P413-ADH foi unido ao fragmento LIMR resultando no plasmideo chamado de LIMR-38a. Finalmente, o plasmideo linearizado P413-TEF foi ligado, juntamente com o fragmento LIMR resultando no plasmideo chamado de LIMR-40a.
[0331] P413-GPD compreende o promotor do gene TDH3 que codifica a gliceraldeido-3-fosfato desidrogenase TDH3, (também conhecida como GAPDH) isozima 3; P413-ADH compreende o promotor do gene ADH1 que codifica a álcool desidrogenase I; e P413-TEF compreende o promotor do gene TEF2 que codifica o fator de alongamento de tradução EF-1 alfa. Exemplo 3g - Construção do plasmideo de expressão de levedura contendo o gene da L-arabinose isomerase de L. plantarum (LpAraA) sob o controle do promotor GPD e o terminador CYC1 de S. cerevisiae.
[0332] O vetor transportador de cópias elevadas de E. coli/S. cerevisiae P426-GPD (Mumberg et al, 1995) foi digerido com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da L-arabinose isomerase de L. plantarum(LpAraA) foi liberado do vetor descrito no Exemplo 2d, por digestão com Nhel e Xhol. O plasmideo P426- GPD linearizado resultante e o fragmento de DNA que codifica LpAraA foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e isolado. Os dois fragmentos de DNA foram unidos, e o plasmideo resultante é usado para a transformação de E. coli TOP10. Exemplo 3h - Construção do plasmideo de expressão em levedura contendo o gene da L-ribuloquinase de L. plantarum (LpAraB) sob o controle do promotor ADH e o terminador CYC1 de S. cerevisiae.
[0333] O vetor transportador de cópias elevadas de E. coli/S. cerevisiae P426-ADH (Mumberg et al, 1995) foi digerido com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da L-ribuloquinase de L. plantarum (LpAraB) foi liberado do vetor descrito no Exemplo 2e, por digestão com Nhel e Xhol. 0 plasmideo P425- ADH linearizado resultante e o fragmento de DNA que codifica LpAraB foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e isolado. Os dois fragmentos de DNA foram unidos, e o plasmideo resultante é usado para a transformação de E. coli TOPIO. Exemplo 3i - Construção do plasmideo de expressão de levedura contendo o gene da L-ribulose-5-fosfato 4-epimerase de L. plantarum (LpAraD) sob o controle do promotor GPD e o terminador CYC1 de S. cerevisiae.
[0334] O vetor transportador de cópias elevadas de E. coli/S. cerevisiae P426-GPD (Mumberg et al, 1995) foi digerido com Spel e Xhol e os terminais resultantes foram desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da L-ribulose-5-fosfato 4-epimerase de L. plantarum(LpAraD) foi liberado do vetor descrito no Exemplo 2f, por digestão com Nhel e Xhol. O plasmideo P426-GPD linearizado resultante e o fragmento de DNA que codifica LpAraD foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e isolados. Os dois fragmentos de DNA foram unidos, e o plasmideo resultante é usado para a transformação de E. coli TOPIO. Exemplo 3j - Construção de um plasmideo de expressão de levedura contendo o gene da aldose-l-epimerase/UDP galactose 4-epimerase bifuncional de S. cerevisiae sob o controle do promotor ADH e o terminador CYC1 de S. cerevisiae para a superexpressão da aldose-l-epimerase.
[0335] O vetor transportador de cópias baixas de E. coli/S. cerevisiae P413-ADH (Mumberg et al. (1995) Gene 156, p. 119-122) é digerido com Spel e Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica o gene da aldose-l-epimerase/UDP galactose 4- epimerase bifuncional de S. cerevisiae (ScGALlO) é liberado do vetor ScGAL-a23a (descrito no Exemplo 2g) por digestão com Nhel e Xhol. 0 plasmideo P413-ADH linearizado resultante e o fragmento de DNA que codifica ScGALlO foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e depois isolados. O plasmideo linearizado P413-ADH é unido com o fragmento ScGALlO, resultando no plasmideo de expressão de levedura. Exemplo 3k - Construção de um plasmideo de expressão de levedura contendo a parte mutarotase do gene da aldose-l- epimerase/UDP galactose 4-epimerase de S. cerevisiae (ScGALlO^) sob o controle do promotor ADH e o terminador CYC1 de S. cerevisiae para a superexpressão da aldose-l- epimerase .
[0336] O gene GAL10 é conhecido por ser uma enzima bifuncional contendo uma parte epimerase catalisando a conversão da UDP-galactose, a UDP-glicose, bem como uma parte mutarotase que catalisa a conversão de a-galactose em β- galactose e vice-versa Majumdar et al, 2004.
[0337] O vetor de transporte de baixa cópia de E. coli/S. cerevisiae P413-ADH (Mumberg et al. (1995) Gene 156, p.119-122) é digerido com Spel e Xhol e os terminais resultantes foram posteriormente desfosforilados com fosfatase alcalina. Da mesma forma, o fragmento de DNA que codifica a parte mutaroase da S. cerevisiae do gene da aldose-l-epimerase/UDP galactose 4-epimerase bifuncional (ScGALlOΔ) é liberado a partir do vetor ScGALΔ-a24a (descrito no Exemplo 2h) por digestão com Nhel e Xhol. 0 plasmideo linearizado resultante P413-ADH e o fragmento de DNA que codifica ScGALlOΔ são separados por eletroforese em gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolado. O plasmideo linearizado P413-ADH é unido com o fragmento ScGALlOΔ resultando no plasmideo de expressão de levedura. Exemplo 4a - Construção de linhagens de S. cerevisiae contendo os plasmídeos PmXI-8a e PsXKS-14a, juntamente com LIMR-36, LIMR-38a, LIMR-40a ou os plasmídeos vazios P413-CYC (Mumberg et al., 1995).
[0338] 200 ng de cada um dos plasmídeos foram combinados e utilizados para a transformação da cepa BY4741 de levedura de S. cerevisiae (EUROSCARF, Alemanha), por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura se tornaram competentes de acordo com um protocolo padrão (Becker, D.M. e Guarente, 1991). A seleção de clones transformados com os três plasmídeos foi feita em meios de abandono completos sintéticos sólidos se uracil, histidina e leucina e suplementado com 2% de D-glicose (SC- Ura, His, Leu) (Rose et al., 1990) . Clones primários de tamanho médio foram reestriados em SC-Ura, His, Leu e uma colônia de cada uma das seguintes foi isolada: cepa T0062 transformada com os plasmídeos LIMR-36a, PmXI-8a e PsXKS- 14a; cepa T0063 com os plasmídeos LIMR-38a, PmXI-8a e PsXKS- 14a; cepa T0065 com os plasmídeos LIMR-40a, PmXI-8a e PsXKS- 14a; e, finalmente, a cepa T0067 com os plasmídeos P413-CYC, PmXI-8a e PsXKS-14a (estes plasmídeos são descritos no Exemplo 3; P413-CYC é o plasmideo vazio descrito em Mumberg et al 1995). Exemplo 4b - Medições do metabolismo da D-xilose por curvas de crescimento das cepas de levedura T0062, T0063, T0065 e T0067.
[0339] Mudanças na taxa do metabolismo da D-xilose foram medidas como alterações na taxa de crescimento das cepas de levedura que metabolizam xilose. As quatro cepas foram inicialmente adaptadas ao metabolismo da D-xilose. Cada cepa foi inoculada individualmente em meio Drop out sintético completo líquido sem uracila, histidina e leucina suplementado com 2% de D-xilose e 0,2% de D-glicose (SCX( + 0,2% de D-GLC) - Ura, His, Leu) . As culturas foram incubadas por uma semana a 30 °C em um agitador operando a 225 RPM. Depois de uma semana, cada cultura foi utilizada para reinocular novas culturas com o meio Drop out completo sintético líquido sem uracila, histidina e leucina suplementado com 2% de D-xilose e 0,02% de D-glicose (SCX ( + 0, 02% de D-GLC) - Ura, His, Leu) . Essas culturas foram incubadas por mais uma semana, como descrito acima. Experimentos de crescimento foram iniciados pela inoculação de SCX-Ura, His, Leu suplementado com 2% de D-xilose em um título de células inicial OD600 = 0,006/mL. Essas culturas foram incubadas como descrito acima. Alíquotas foram amostradas quatro vezes com intervalos de 24 horas, a densidade ótica, OD600, foi medida e uma curva de crescimento foi determinada para cada uma das quatro cepas. O tempo de duplicação (isto é, o tempo necessário para dobrar o número de microrganismos por mL durante a fase de crescimento exponencial) foi determinado, utilizando o intervalo de tempo de 24-96 horas após a fase lag inicial. Os dados de crescimento a seguir poderiam ser determinados para as guatro cepas:
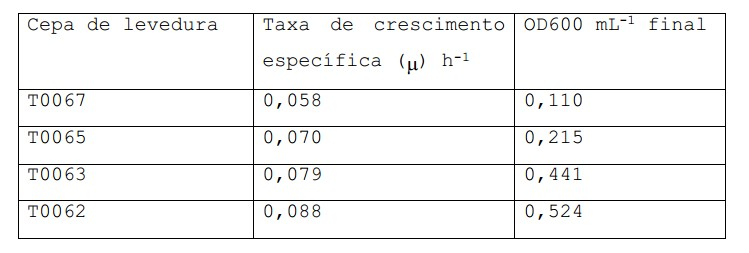
[0340] Estes resultados mostram um aumento na taxa de crescimento de cerca de 20% ou mais nas cepas quando a aldose-l-epimerase é co-expressa em conjunto com a xilose isomerase e D-xiluloquinase em comparação com a cepa isogênica que não expressa mutarotase. Comparar as cepas T0056, T0063 com a T0067 que não expressa a mutarotase.
[0341] Em particular, a cepa T0062 mostrou um aumento na taxa de crescimento de mais de 50%. Em termos de carbono assimilado, um aumento de mais de 4 vezes na biomassa foi obtido com aquela cepa de levedura recombinante. Além disso, o uso de diferentes promotores controlando a aldose-l- epimerase, em outras cepas isogênicas, demonstra um aumento de fluxo de carbono como resultado de uma força promotora aumentada. Isso mostra que existe um estrangulamento antes da isomerização da D-xilose na via metabólica do catabolismo da D-xilose. Exemplo 5a - Construção das cepas de S. cerevisiae contendo o ThXI-5a e os plasmídeos PsXKS-14a juntamente com o LIMR-36a, ou os plasmídeos vazios P413-CYC (Mumberg et al, 1995).
[0342] 200 ng cada um dos plasmídeos foram combinados e utilizados para a transformação da cepa de levedura de S. cerevisiae BY4741 (Euroscarf, Alemanha) , por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura se tornaram competentes de acordo com um protocolo padrão (Becker, D. M. e Guarente, 1991). A seleção de clones transformados com todos os três plasmídeos foi feita em meio Drop outcompleto sintético sólido, sem uracila, histidina e leucina e suplementado com 2% de D- glicose (SC-Ura, His, Leu) (Rose et al. , 1990) . Clones primários de tamanho médio foram novamente estriados em SC- Ura, His, Leu e uma colônia de cada um dos seguintes foi isolada; cepa T0085 transformada com os plasmídeos LIMR-36, ThXI-5a e PsXKS-14a; e a cepa T0086 com os plasmídeos P413- CYC, ThXI-5a e PsXKS-14a. Exemplo 5b - Medições do metabolismo de D-xilose por curvas de crescimento das cepas de levedura T0085 e T0086.
[0343] Mudanças na taxa do metabolismo da D-xilose foram medidas como alterações na taxa de crescimento das cepas de leveduras que metabolizam xilose. As duas linhagens foram inicialmente adaptadas ao metabolismo da D-xilose. Cada cepa foi inoculada individualmente em meio Drop out completo sintético líquido sem uracila, histidina e leucina suplementado com 2% de D-xilose e 0,2% de D-glicose (SCX (+0,2% D-glc) - Ura, His, Leu). As culturas foram incubadas por uma semana a 30 °C em um agitador operado a 225 RPM. Depois de uma semana, cada cultura foi utilizada para reinocular novas culturas com o meio Drop outcompleto sintético liquido sem uracila, histidina e leucina e suplementado com 2% de D-xilose e 0,02% de D-glicose (SCX (+0,02% D-glc) - Ura, His, Leu). Essas culturas foram incubadas por mais uma semana, como descrito acima. Experimentos de crescimento foram iniciados pela inoculação de SCX-Ura, His, Leu suplementado com 2% de D-xilose em um titulo de célula inicial de OD600 = 0,006/mL. Essas culturas foram incubadas como descrito acima. Alíquotas foram amostradas quatro vezes com intervalos de 24 horas, a densidade ótica, OD600, foi medida e uma curva de crescimento foi determinada para cada uma das quatro cepas. O tempo de duplicação foi determinado, utilizando o intervalo de tempo de 24-96 horas após a fase lag inicial. Os dados de crescimento a seguir puderam ser determinados para as duas cepas:
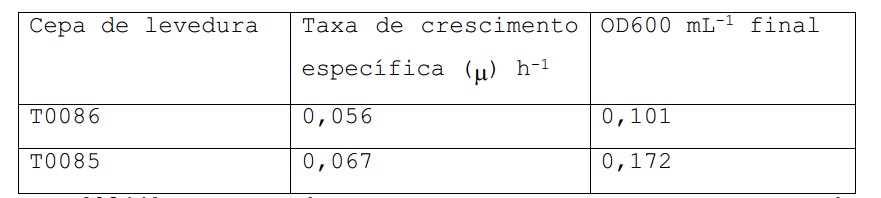
[0344] Isso demonstra que um aumento na taxa de crescimento de cerca de 20% pode ser alcançado quando a aldose-l-epimerase é co-expressa com xilose isomerase e D- xiluloquinase em comparação com a cepa isogênica que não expressa mutarotase. Comparar a cepa T0085 com a cepa T0086 que não expressa a mutarotase. Exemplo 6a - Construção de linhagens de S. cerevisiae contendo o PsXR-24a (ou o PsXR-25) , o PsXDH-lla, e os plasmídeos PsXKS-14a, juntamente com LIMR-38a ou os plasmídeos P423-CYC vazios (Mumberg et al. , 1995).
[0345] 200 ng cada um dos plasmídeos foram combinados e utilizados para a transformação de cepa de levedura de S. cerevisiae Y07202 (Euroscarf, Alemanha) , por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura se tornaram competentes de acordo com um protocolo padrão (Becker e Guarente, 1991) . A seleção de clones transformados com todos os quatro plasmídeos simultâneos foi feita em meio Drop outcompleto sintético sólido, sem uracila, histidina, leucina e triptofano e suplementado com 2% de D-glicose (SC-Ura, His, Leu, Trp) (Rose et al., 1990). Clones primários de tamanho médio foram novamente estriados em SC-Ura, His, Leu, Trp e uma colônia de cada um dos seguintes foi isolada; cepa T0114 transformada com os plasmídeos LIMR-38a, PsXR-24a, PsXDH-lla e PsXKS-14a; cepa T0117 com os plasmídeos P423-CYC, PsXR-24a, PsXDH-lla e PsXKS-14a; cepa T0123 com os plasmídeos LIMR-38a, PsXR- 25a, PsXDH-lla e PsXKS-14a; e cepa T0126 com os plasmídeos P423-CYC, PsXR-25a, PsXDH-lla e PsXKS-14a. Exemplo 6B - Medidas do metabolismo da D-xilose por curvas de crescimento das cepas de leveduras T0114, T0117, T0123 e T0126.
[0346] Mudanças na taxa do metabolismo da D-xilose foram medidas como alterações na taxa de crescimento das cepas de leveduras que metabolizam xilose. As quatro linhagens foram inicialmente adaptadas ao metabolismo da D- xilose. Cada cepa foi inoculada individualmente em meio Drop outcompleto sintético liquido sem uracila, histidina, leucina e triptofano suplementado com 2% de D-xilose e 0,2% de D-glicose (SCX (+0,2% D-glc) - Ura, His, Leu, Trp). As culturas foram incubadas por uma semana a 30 °C em um agitador operado a 225 RPM. Depois de uma semana, cada cultura foi utilizada para reinocular novas culturas com o meio Drop out completo sintético liquido sem uracila, histidina, leucina e triptofano suplementado com 2% de D-xilose e 0,02% de D- glicose (SCX ( + 0,02% D-glc) - Ura, His, Leu, Trp) . Essas culturas foram incubadas por mais uma semana, como descrito acima. Os experimentos de crescimento foram iniciados pela inoculação de SCX-Ura, His, Leu, Trp suplementado com 2% de D-xilose em um titulo de célula inicial OD600 = 0,006/mL. Essas culturas foram incubadas como descrito acima. Alíquotas foram amostradas quatro vezes com intervalos de 24 horas, a densidade ótica, OD600, foi medida e uma curva de crescimento foi determinada para cada uma das quatro cepas. O tempo de duplicação foi determinado, utilizando o intervalo de tempo de 24-120 horas após a fase lag inicial. Os dados de crescimento a seguir puderam ser determinados para as duas cepas:

[0347] Isso demonstra que um aumento na taxa de crescimento de mais de 10% pode ser alcançado quando a aldose-l-epimerase é co-expressa com xilose redutase, xilulose desidrogenase e D-xiluloquinase em comparação com a cepa isogênica que não expressa mutarotase. Comparar a cepa T0114 com a cepa T0117 que não expressa a mutarotase e a cepa T0123 com a cepa T126 que não expressa a mutarotase.
[0348] Nenhuma diferença significativa entre as cepas que expressam a xilose redutase de P. stipitis no plasmideo de cópia elevada (cepa T0114) ou de cópia baixa (cepa T0123) puderam ser medidas. Exemplo 7a - Construção de cepas de S. cerevisiae contendo os plasmídeos LpAraA, LpAraB e LpAraD juntamente com LIMR-36 ou o plasmideo P413-CYC vazio (Mumberg et al, 1995).
[0349] 200 ng cada um dos plasmídeos LpAraA, LpAraB e LpAraD (descritos nos Exemplos 3g, 3h e 3i) são combinadas com LIMR-36 (descrito no exemplo 3f) ou com o plasmideo P413- CYC vazio (Mumberg et al. , 1995) e utilizados para a transformação da cepa de S. cerevisiae Y07202 (Euroscarf, Alemanha), por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura são feitas competentes de acordo com um protocolo padrão (Becker, D. M. e Guarente, 1991). A seleção de clones transformados com os quatro plasmídeos é feita em meio Drop outcompleto sintético sólido sem uracila, histidina, leucina e triptofano e suplementado com 2% de D-glicose (SC-Ura, His, Leu, Trp) (Rose et al. , 1990). Clones primários de tamanho médio são estiados novamente em SC-Ura, His, Leu, Trp e uma colônia de cada uma das cepas de leveduras carregando o gene da aldose-l- epimerase (LIMR) ou o vetor vazio P413-CYC é isolado. Exemplo 7b - Medições do metabolismo da L-arabinose por curvas de crescimento das cepas de leveduras descritas no Exemplo 7a.
[0350] Mudanças na taxa de metabolismo da L- arabinose são medidas como alterações na taxa de crescimento das cepas de levedura que metabolizam arabinose. As duas cepas (descritas no exemplo 7a) são inicialmente adaptadas ao metabolismo da L-arabinose. Cada cepa é inoculada individualmente em meio Drop outcompleto sintético liquido sem uracila, histidina, leucina e triptofano suplementado com 2% de L-arabinose e 0,2% de D-glicose (SCA (+0,2% D-glc) - Ura, His, Leu, Trp). As culturas são incubadas durante uma semana a 30 °C em um agitador operando a 225 RPM. Depois de uma semana, cada cultura é usada para reinocular novas culturas com o meio Drop outcompleto sintético liquido sem uracila, histidina, leucina e triptofano suplementado com 2% de L-arabinose e 0,02% de D-glicose (SCA (+0,02% D-Glc) - Ura, His, Leu, Trp). Estas culturas são incubadas por mais uma semana, como descrito acima. Experimentos de crescimento são iniciados pela inoculação de SCA-Ura, His, Leu, Trp suplementado com 2% de L-arabinose em um titulo de célula inicial de OD600 = 0,006/mL. Estas culturas são incubadas como descrito acima. As alíquotas são amostradas cinco vezes com intervalos de 24 horas, as densidades óticas, OD600, são medidas e as curvas de crescimento são determinadas para as duas cepas. Os tempos de duplicação são determinados utilizando o intervalo de tempo de 24-120 horas após a fase lag inicial.
[0351] Um aumento na taxa de crescimento e na biomassa de levedura acumulada é obtido quando a aldose-l- epimerase é co-expressa com L-arabinose isomerase (LpAraA) L-ribuloquinase (LpAraB) e L-ribulose-5-fosfato 4-epimerase (LpAraD) em comparação com a cepa isogênica que não expressa uma mutarotase. Exemplo 8a - Construção de uma cepa de S. cerevisiae contendo os plasmídeos PmXI-8a e PsXKS-14a juntamente com o plasmideo que codifica ScGALlO sob controle do promotor ADH para superexpressão de aldose-l-epimerase.
[0352] 200 ng de cada um dos três plasmídeos são combinados e utilizados para a transformação da cepa de S. cerevisiae BY4741 (Euroscarf, Alemanha), por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura se tornam competentes de acordo com um protocolo padrão (Becker e Guarente 1991). Seleção para os clones transformados com todos os três plasmídeos é efetuada em meio Drop outcompleto sintético sólido sem uracila, histidina e leucina e suplementado com 2% de D-glicose (SC- Ura, His, Leu) (Rose et al. 1990) . Clones compreendendo todos os três plasmídeos irão crescer em SC-Ura, His, Leu. Exemplo 8b - Construção de uma cepa de S. cerevisiae contendo os plasmídeos PmXI-8a e PsXKS-14 juntamente com o plasmideo que codifica ScGALlOΔ sob controle do promotor ADH para superexpressão de aldose-l-epimerase.
[0353] 200 ng de cada um dos três plasmídeos são combinados e utilizados para a transformação da cepa de levedura de S. cerevisiae BY4741 (Euroscarf, Alemanha), por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura se tornam competentes de acordo com um protocolo padrão (Becker e Guarente 1991). A seleção de clones transformados com todos os três plasmídeos é efetuada em meio Drop outcompleto sintético sólido sem uracila, histidina e leucina e suplementado com 2% de D-glicose (SC- Ura, His, Leu) (Rose et al., (1990). Os clones compreendendo todos os três plasmídeos irão crescer em SC-Ura, His, Leu Exemplo 8c - Medições do metabolismo da D-xilose por curvas de crescimento das cepas de leveduras descritas nos Exemplos 8a e 8b.
[0354] Mudanças na taxa de metabolismo da D-xilose são medidas como alterações na taxa de crescimento das cepas de leveduras que metabolizam xilose. As duas cepas são inicialmente adaptadas ao metabolismo da D-xilose. Primeiro, pela inoculação individual em meio Drop outcompleto sintético liquido sem uracila, histidina e leucina suplementado com 2% de D-xilose e 0,2% de D-glicose (SCX (+0,2% D-glc) - Ura, His, Leu) e incubação por uma semana a 30 °C em um agitador operando a 225 RPM. Posteriormente, cada cultura é usada para re-inoculação de novas culturas em meio Drop outcompleto sintético liquido sem uracila, histidina e leucina suplementado com 2% de D-xilose e 0,02% de D- glicose (SCX (+0,02% de D-GLC) - Ura, His, Leu). Novamente, cada cultura é incubada por uma semana a 30 °C em um agitador operando a 225 RPM. Os experimentos de crescimento são iniciados pela inoculação de SCX-Ura, His, Leu suplementado com D-xilose 2% em um titulo de célula inicial OD600 = 0,006/mL. A cepa T0067 (transformada com os plasmídeos P413- CYC, PmXI-8a e PsXKS-14a), descrita no Exemplo 4a, pode ser incluida no experimento, servindo como um controle isogênico para a medição do crescimento sem o gene ScGALlO ou o ScGALlOΔ presente. Cada uma das três culturas são incubadas como descrito acima e as alíquotas são amostradas quatro vezes com intervalos de 24 horas. A densidade ótica, OD600, é medida e, baseando-se nisso, a curva de crescimento para cada cepa é determinada. 0 tempo de duplicação é determinado usando o intervalo de tempo de 24 a 96 horas após a fase lag inicial. 0 aumento da taxa de crescimento especifica e na biomassa de levedura acumulada são demonstrados nestas duas linhagens de leveduras, que expressam ScGALlO ou ScGALlOΔ, em comparação com a cepa T0067 isogênica não transformada, com um derivado de expressão GAL10 de levedura heteróloga (por exemplo, ScGALlO ou ScGALlOΔ). Exemplo 9a - Clonagem TOPO de uma região flanqueadora esquerda para a integração estável do constructo de expressão no locus Rdnl de levedura (LFRRdni) com base no código de acesso NCBI DQ130086 versão 1.
[0355] O fragmento de DNA de S. cerevisiae, que permite a integração estável na parte RDN37-2 de RDN1 (LFRRdni) foi amplificado por PCR do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO. 19 e SEQ ID NO: 20. Um sitio de restrição para Pmel, próximo do fragmento de DNA e um sitio de restrição para Sall, distal ao fragmento de DNA foi introduzido flanqueando a peça LFRRdni. Como molde, o DNA da cepa de S. cerevisiaefoi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 20 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy5 Finlândia) . O produto de PCR foi separado em um gel de agarose de baixo ponto de fusão a 1,0% e um fragmento de 433 pb foi isolado. O fragmento de DNA foi TOPO clonados no vetor pCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOP10. O plasmideo foi nomeado Rdnl-L-al5c ( + ) . Exemplo 9b - Clonagem TOPO de uma região flanqueadora direita para a integração estável do constructo de expressão no locus Rdnl de levedura (RFRuãni) com base no código de acesso NCBI DQ130089 versão 1.
[0356] O fragmento de DNA de S. cerevisiae, que permite a integração estável na parte RDN37-2 de RDN1 (RFRRdni) foi amplificado por PCR do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO. 21 e SEQ ID NO: 22. Um sitio de restrição para Xhol, próximo do fragmento de DNA e um sitio de restrição para Pmel, distai ao fragmento de DNA foi introduzido flanqueando a peça RFRRdni. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 20 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia) . 0 produto de PCR foi separado em um gel de agarose de baixo ponto de fusão a 1,0% e um fragmento de 503 pb foi isolado. O fragmento de DNA foi TOPO clonados no vetor pCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOPIO. O plasmideo foi nomeado Rdnl-R-al6b (+). Exemplo 9c - Clonagem TOPO de uma região flanqueadora esquerda para a integração estável do constructo de expressão no locus MIG1 de levedura (LFRMigi-2) com base no código de acesso NCBI Z72557 versão 1.
[0357] O fragmento de DNA de S. cerevisiae, que permite a integração estável no locus MIG1 (LFRMigi-2) foi amplificado a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO. 23 e SEQ ID NO: 24. Um sitio de restrição para Pmel, próximo do fragmento de DNA e um sitio de restrição para Sall, distal ao fragmento de DNA foi introduzido flanqueando a peça LFRMigi-2. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 20 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado eletroforeticamente em um gel de agarose de baixo ponto de fusão a 1,0% e um fragmento de 507 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor pCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOPIO. 0 plasmideo foi nomeado Migl-L2-al9h (+). Exemplo 9d - Clonagem TOPO de uma região flanqueadora direita para a integração estável do constructo de expressão o locus MIG1 de levedura (RFRwigi-2) com base no código de acesso NCBI Z72556 versão 1.
[0358] O fragmento de DNA de S. cerevisiae que permite a integração estável no locus MIG1 (RFRwigim) foi amplificado do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO. 25 e SEQ ID NO. 26. Um sitio de restrição para Xhol, próximo do fragmento de DNA e um sitio de restrição para Pmel, distai ao fragmento de DNA foi introduzido flanquenado a peça RFR.Migi-2. Como modelo, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 20 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, da Finlândia ) . O produto de PCR foi separado por eletroforese em gel de agarose de baixo ponto de fusão a 1,0% e um fragmento de 500 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de E. coli TOPIO. O plasmideo foi nomeado Migl-R2-a20a (-) . Exemplo 10a - Construção de um plasmideo integrativo de levedura contendo as regiões flanqueadoras esquerda e direita de S. cerevisiae do locus Rdnl (LFRRdni + EFRsdni) , que permite a recombinação homóloga no genoma da levedura.
[0359] O plasmideo Rdnl-L-al5c (+) (descrito no Exemplo 9a) foi digerido com Xhol e PsmOMI e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo Rdnl-R-al6b ( + ) (descrito no Exemplo 9b) foi digerido com Xhol e NotI. O plasmideo linearizado resultante Rdnl-L-al5c (+) e o fragmento de DNA contendo RFRRdni originário do plasmideo Rdnl-R-al6b ( +) foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado Rdnl-L-al5c+) foi unido com o fragmento de DNA RFRRdni e o plasmideo resultante foi utilizado para a transformação de E. coli TOPIO. O plasmideo foi nomeado Rdnl-LR-b5a. Exemplo 10b. Construção de um plasmideo integrador de levedura contendo as regiões flanqueadoras esquerda e direita de S. cerevisiae do locus Migl (LFRMÍ^I-2 + RFRMigi-2) , que permite a recombinação homóloga no genoma da levedura.
[0360] O plasmideo Migl-L2-al9h(+) (descrito no Exemplo 9c) foi digerido com NotI e Xbal e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo Migl-R2- a20a(-) (descrito no Exemplo 9d) foi digerido com Spel e NotI. O plasmideo linearizado resultante Migl-L2-al9h(+) e o fragmento de DNA contendo RFRwígi-a originário do plasmideo Migl-R2-a20a(-) foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolado. O plasmideo linearizado Migl-L2-al9h(+) foi ligado, juntamente com o fragmento de DNA RFRMÍQI-2 e o plasmideo resultante foi utilizado para a transformação de E. coli TOPIO. O plasmideo foi nomeado Migl-LR2-b7a. Exemplo 11 - Construção de cassetes do gene marcador antibiótico flanqueado loxP com o gene kanMX ou natl.
[0361] O plasmideo pUG6 (Guldener et al, 1996) foi digerido com Xba e Xhol e resultou em terminais subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, os plasmídeos pAG25 (Goldstein e McCusker, 1999) e pUG6 foram digeridos com Spel e Sail. O plasmideo linearizado resultante pUG6 e os fragmentos de DNA contendo o gene Natl (originários do plasmideo pAG25) e o gene kanMX (originário do plasmideo pUG6) foram separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado pUG6 foi unido ao fragmento de DNA codificando Natl e o plasmideo resultante foi utilizado para a transformação de E. coli TOPIO. Este plasmideo foi nomeado pUG6R25-b2a. Da mesma forma, o plasmideo linearizado pUG6 foi unido com o fragmento de DNA que codifica kanMX e o plasmideo resultante foi utilizado para a transformação de E. coli TOPIO. Este plasmideo foi nomeado pUG6R6-bla. Exemplo 12a - Construção de um plasmideo integrativo de levedura contendo a região flanqueadora esquerda de S. cerevisiae do locus Rdnl (LFRpdni) , o gene marcador antibiótico flanqueado loxP natl e a região flanqueadora direita do locus Rdnl (RFRRdni) que permite a recombinação homóloga no genoma da levedura e subsequente seleção usando o antibiótico nourseotricina.
[0362] O plasmideo Rdnl-LR-b5a (descrito no Exemplo 10a) é digerido com Notl e os terminais resultantes são subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo pUG6R25-b2a (descrito no Exemplo 11) é digerido com Notl. O plasmideo linearizado resultante Rdnl-LR-b5a e o fragmento de DNA contendo o gene natl flanqueado loxP (originário do plasmideo pUG6R25-b2a) são separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado Rdnl-LR-b5a é unido com o fragmento de DNA do gene natl flanqueado loxP e o plasmideo resultante é utilizado para a transformação de E. coli TOPIO. Exemplo 12b - Construção de um plasmideo integrativo de levedura contendo a região flanqueadora esquerda de S. cerevisiae do locus Migl (LFRMigi-2) , o gene marcador de antibiótico flanqueado loxP kanMX e a região flanqueadora direita do locus Migl (RERMigi-2) , que permite a recombinação homóloga no genoma de levedura e a subsequente seleção usando o antibiótico G418.
[0363] O plasmideo Migl-LR2-b7a (descrito no Exemplo 10b) é digerido com Notl e os terminais resultantes são subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo pUG6R6-bla (descrito no Exemplo 11) é digerido com Notl. O plasmideo linearizado resultante Migl- LR2-b7a e o fragmento de DNA contendo o gene kanMX flanqueado loxP (originário do plasmideo pUG6R6-bla) são separados por eletroforese em gel de agarose com baixo ponto de fusão a 0,7% e, posteriormente, isolado. O plasmideo linearizado Migl-LR2-b7a é ligado junto com o fragmento de DNA do gene kanMX flanqueado loxP e o plasmideo resultante é utilizado para a transformação de TOPIC de E. coli. Exemplo 13a - Clonagem TOPO de um fragmento de DNA contendo o terminador de transcrição da estrutura de leitura aberta YBR197C e o promotor do gene PGI1 baseado no código de acesso NCBI Z21487 versão 1.
[0364] O fragmento de DNA de S. cerevisiae (P-pgi), abrangendo a região entre o códon de parada da estrutura de leitura aberta YBR197C e o códon ATG do gene PGI1 foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID No. 27 e SEQ ID NO. 28. Um sitio de restrição para Sail, próximo do fragmento de DNA e um sitio de restrição para Avril, distai ao fragmento de DNA foi introduzido flanqueando a região intergênica. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 30 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzyrnes Oy, Finlândia) . O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão e um fragmento de 1318 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor pCR-BLUNT II-TOPO (Invitrogen, EUA) , de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOP10 de E. coli. O plasmideo foi chamado de P-pgi-ala(+). Exemplo 13b - Clonagem TOPO de um fragmento de DNA contendo o terminador de transcrição da estrutura de leitura aberta YDR051C e o promotor do gene TPII com base no código de acesso NCBI Z49209 versão 1.
[0365] O fragmento de DNA de S. cerevisiae (P-tpi), abrangendo a região entre o códon de parada da estrutura de leitura aberta YDR051C e o códon ATG do gene TPI1 foi amplificado por PCR a partir do DNA obtido da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO: 29 e SEQ ID NO: 30. Um sitio de restrição para Sail, próximo ao fragmento de DNA e um sitio de restrição para Avril distai ao fragmento de DNA foi introduzido flanqueando a região intergênica. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizada em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 30 segundos a 72 °C, seguido pela incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 599 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor pCR-Blunt II-TOPO (Invitrogen, EUA) de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOP 10 de E. coli. O plasmideo foi chamado de P-tpi-a2d (+). Exemplo 13c - Clonagem TOPO de um fragmento de DNA contendo o terminador de transcrição do gene YKU80 e o promotor do gene PGM2 baseado no código de acesso NCBI Z49702 versão 1.
[0366] O fragmento de DNA de S. cerevisiae (P-pgm), abrangendo a região entre o códon de parada do gene YKU80 e códon ATG do gene PGM2 foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO. 31 e SEQ ID NO. 32. Um sitio de restrição para Sall, próximo ao fragmento de DNA e um sitio de restrição para Avril, distal ao fragmento de DNA foi introduzido flanqueando a região intergênica. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 30 segundos a 72 °C seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese em um gel de agarose de baixo ponto de fusão de 0,7% e um fragmento de 710 pb foi isolado. O fragmento de DNA foi TOPO clonados no vetor pCR-Blunt II- TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOPIO de E. coli. O plasmideo foi chamado de P-pgm-al0a (+). Exemplo 13d - Clonagem TOPO de um fragmento de DNA contendo o terminador de transcrição do gene STU2 e o promotor do gene PDC1 com base no código de acesso NCBI Z73217 versão 1.
[0367] O fragmento de DNA de S. cerevisiae (P-pdc), abrangendo a região entre o códon de parada do gene STU2 e o códon ATG do gene PDC1 foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO: 33 e SEQ ID NO: 34. Um sitio de restrição para Sail, próximo ao fragmento de DNA e uma sitio de restrição para Avril, distai ao fragmento de DNA foi introduzido flanqueando a região intergênica. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/^L de reação de PCR. O PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 30 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese usando um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 971 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II- TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOPIO de E. coli. O plasmideo foi chamado P-pdc-a9f(+). Exemplo 13e - Clonagem TOPO de um fragmento de DNA contendo o terminador de transcrição do gene MPE1 e o promotor do gene FBAlcom base no código de acesso NCBI Z28060 versão 1.
[0368] O fragmento de DNA de S. cerevisiae (P-fba), abrangendo a região entre o códon de parada do gene MPE1 e o códon ATG do gene FBA1 foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO: 35 e SEQ ID NO: 36. Um sitio de restrição para Sail, próximo ao fragmento de DNA e um sitio de restrição para Avril, distai ao fragmento de DNA foi introduzido flanqueando a região intergênica. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/^L de reação de PCR. O PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 30 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese usando um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 646 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II- TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOP10 de E. coli. O plasmideo foi chamado P-fba-a7b(+). Exemplo 13f - Clonagem TOPO de um fragmento de DNA contendo o terminador de transcrição da estrutura de leitura aberta YKL151C e o promotor do gene GPM1 com base no código de acesso NCBI Z26877 versão 1.
[0369] O fragmento de DNA de S. cerevisiae (P-gpm), abrangendo a região entre o códon de parada da estrutura de leitura aberta YKL151C e o códon ATG do gene GPM1 foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiaeD0002 utilizando os iniciadores identificados pela SEQ ID NO: 37 e SEQ ID NO: 38. Um sitio de restrição para Sail, próximo ao fragmento de DNA e um sitio de restrição para Avril, distai ao fragmento de DNA foi introduzido flanqueando a região intergênica. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/^L de reação de PCR. O PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 30 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese usando um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 547 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II- TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOPIO de E. coli. O plasmideo foi chamado P-gpm-a8a(+). Exemplo 14a - Clonagem TOPO do gene TKL1 da cepa de Saccharomyces cerevisiae D0002 com base no código de acesso NCBI X73224 versão 1.
[0370] O gene TKL1 da S. cerevisiae inteiro (ScTKLl) foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO: 39 e SEQ ID NO: 40. Um sitio de restrição para Xbal, próximo ao códon de inicio ATG e um sitio de restrição para Xhol, distai ao códon de parada foi introduzido flanqueando o gene ScTKLl. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. O PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 90 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese usando um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 2059 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOPIO de E. coli. O plasmideo foi chamado ScTKLl-a25a(+). Exemplo 14b - Clonagem TOPO do gene XKS1 da cepa de Saccharomyces cerevisiae DOOO2 com base no código de acesso NCBI X61377 versão 1.
[0371] O gene XKS1 da S. cerevisiae inteiro (ScXKSl) foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO: 41 e SEQ ID NO: 42. Um sitio de restrição para Nhel, próximo ao códon de inicio ATG e um sitio de restrição para Xhol, distai ao códon de parada foi introduzido flanqueando o gene ScXKSl. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. O PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 90 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese usando um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 2059 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II-TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOPIO de E. coli. O plasmideo foi chamado ScXKSl-G2. Exemplo 14c - Clonagem TOPO do gene TALI incluindo 187 pb do terminador de transcrição da cepa de Saccharomyces cerevisiae D0002 com base no código de acesso NCBI X15953 versão 1.
[0372] O gene TALI da S. cerevisiae inteiro junto com a sequência terminadora de transcrição (ScTALl+T) foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO: 43 e SEQ ID NO: 44. Um sitio de restrição para Nhel, próximo ao códon de inicio ATG e um sitio de restrição para Xhol, distal à sequência terminadora de transcrição foi introduzido flanqueando o gene ScXKSl+T. Como molde, o DNA da cepa de s. cerevisiae foi utilizado em uma concentração de 0,2 ng/^L de reação de PCR. O PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 90 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese usando um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 1210 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II- TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOP10 de E. coli. O plasmideo foi chamado ScTALl+T-a22a(+). Exemplo 14d - Clonagem TOPO do gene RKI1 incluindo 206 pb do terminador de transcrição da cepa de Saccharomyces cerevisiae D0002 com base no código de acesso NCBI X94335 versão 1.
[0373] O gene RKI1 da S. cerevisiae inteiro junto com a sequência terminadora de transcrição (ScRKIl+T) de 206 pb foi amplificado por PCR a partir do DNA obtido a partir da cepa de S. cerevisiae D0002 utilizando os iniciadores identificados pela SEQ ID NO: 45 e SEQ ID NO: 46. Um sitio de restrição para Nhel, próximo ao códon de inicio ATG e um sitio de restrição para Xhol, distai à sequência terminadora de transcrição foi introduzido flanqueando o gene ScRKIl+T. Como molde, o DNA da cepa de S. cerevisiae foi utilizado em uma concentração de 0,2 ng/pL de reação de PCR. O PCR foi realizado em 35 ciclos de 30 segundos a 96 °C, 30 segundos a 57 °C e 60 segundos a 72 °C, seguido por uma incubação final de 10 minutos a 72 °C usando Phusion High Fidelity DNA polimerase (Finnzymes Oy, Finlândia). O produto de PCR foi separado por eletroforese usando um gel de agarose de baixo ponto de fusão a 0,7% e um fragmento de 998 pb foi isolado. O fragmento de DNA foi TOPO clonado no vetor PCR-Blunt II- TOPO (Invitrogen, EUA), de acordo com as instruções do fabricante e o plasmideo resultante foi utilizado para a transformação de TOPIO de E. coli. O plasmideo foi chamado ScRKIl+T-a2lc(+). Exemplo 15a - Construção de um plasmideo contendo o cassete de expressão de levedura composto pelo promotor P- pgi na frente do gene ScXKSl.
[0374] O plasmideo P-pgi-ala(+) (descrito no Exemplo 13a) foi digerido com Avrll e Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo ScXKSl-G2 (descrito no Exemplo 14b) foi digerido com Nhel e Xhol. O plasmideo linearizado resultante P-pgi-ala(+) e o fragmento de DNA contendo ScXKSl proveniente do plasmideo ScXKSl-G2 foram separados por eletroforese um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolado. O plasmideo linearizado P-pgi-ala (+) foi unido ao fragmento de DNA que codifica ScXKSl e o plasmideo resultante foi utilizado para a transformação de TOPIO E. coli. O plasmideo foi nomeado P- pgi+ScXKSl-b38a. Exemplo 15b - Construção de tun plasmideo contendo o cassete de expressão de levedura composto pelo promotor P- fba na frente do gene PmXI.
[0375] O plasmideo P-fba-a7b(+) (descrito no Exemplo 13e) foi digerido com Avrll e Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo 0717049pGA15 carregando o gene PmXI (descrito no Exemplo lb) foi digerido com Nhel e Xhol. 0 plasmideo linearizado resultante P-fba- a7b( + ) e o fragmento de DNA contendo PmXI originário do plasmideo 0717049pGA15 foram separados por eletroforese um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado P-fba-a7b ( + ) foi unido ao fragmento de DNA que codifica PmXI e o plasmideo resultante foi utilizado para a transformação de TOPIO E. coli. O plasmideo foi nomeado P-fba+PmXI-b34c. Exemplo 15c - Construção de um plasmideo contendo o cassete de expressão de levedura composto pelo promotor P- gpm na frente do gene ScRKIl.
[0376] O plasmideo P-gpm-a8a(+) (descrito no Exemplo 13f) foi digerido com Avrll e Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo ScRKIl + T-a2lc ( + ) (descrito no Exemplo 13d) foi digerido com Nhel e Xhol. 0 plasmideo linearizado resultante P-gpm-a8a(+) e o fragmento de DNA contendo ScRKIl+T originário do plasmideo ScRKIl+T- a21c (+)foram separados por eletroforese um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. 0 plasmideo linearizado P-gpm-a8a (+) foi unido ao fragmento de DNA que codifica ScRKIl e o plasmideo resultante foi utilizado para a transformação de TOPIO E. coli. 0 plasmideo foi nomeado P-gpm+ScRKIl+T-bl5a. Exemplo 15d - Construção de um plasmideo contendo o cassete de expressão de levedura composto pelo promotor P- tpi na frente do gene LIMR.
[0377] O plasmideo P-tpi-a2d(+) (descrito no Exemplo 13b) foi digerido com Avrll e Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo 0717050pGA14 (descrito no Exemplo la) foi digerido com Nhel e Xhol. 0 plasmideo linearizado resultante P-tpi-a2d(+) e o fragmento de DNA contendo LIMR originário do plasmideo 0717050pGA14 foram separados por eletroforese em gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado P-tpi-a2d(+) foi unido ao fragmento de DNA que codifica LIMR e o plasmideo resultante foi utilizado para a transformação de TOPIO E. coli. O plasmideo foi nomeado P- tpi+LIMR-b39a. Exemplo 15e - Construção de um plasmideo contendo o cassete de expressão de levedura composto pelo promotor P- pgm na frente do gene ScTKLl.
[0378] O plasmideo P-pgm-alOa(+) (descrito no Exemplo 13c) foi digerido com Avrll e Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo ScTKLl- a25a( + ) (descrito no Exemplo 14a) foi digerido com Xbal e Xhol. O plasmideo linearizado resultante P-pgm-alOa(+) e o fragmento de DNA contendo ScTKLl originário do plasmideo ScTKLl-a25a( +) foram separados por eletroforese em gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado P-pgm-alOa(+) foi unido ao fragmento de DNA que codifica ScTKLl e o plasmideo resultante foi utilizado para a transformação de TOPIO E. coli. O plasmideo foi nomeado P-pgm+ScTKLl-b67a. Exemplo 15f - Construção de um plasmideo contendo o cassete de expressão de levedura composto pelo promotor P- pdc na frente do gene TAL1+T.
[0379] O plasmideo P-pdc-a9f(+) (descrito no Exemplo 13d) foi digerido com Avrll e Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo ScTALl + T-a22a ( +) (descrito no Exemplo 14c) foi digerido com Nhel e Xhol. O plasmideo linearizado resultante P-pdc-a9f(+) e o fragmento de DNA contendo ScTALl+T originário do plasmideo ScTALl+T- a22a(+) foram separados por eletroforese em gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado P-pdc-a9f(+) foi unido ao fragmento de DNA que codifica ScTALl+T e o plasmideo resultante foi utilizado para a transformação de TOPIO E. coli. O plasmideo foi nomeado P-pdc+ScTALl+T-b26a. Exemplo 16a - Construção de um plasmideo com P-pgi+ScXKS e os cassetes de expressão de levedura concatenados P- fba+PmXI.
[0380] O plasmideo pgi+ScXKSl-b38a (descrito no Exemplo 15a) é digerido com Xhol e Apal e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo P-fba+PmXI- b34c (descrito no Exemplo 15b) é digerido com Sail e Apal. 0 plasmideo linearizado resultante pgi+ScXKSl-b38a e o fragmento de DNA contendo o cassete de expressão P-fba+PmXI originário do plasmideo P-fba+PmXI-b34c são separadas por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados, plasmideo linearizado pgi+ScXKSl-b38a é unido com o fragmento de DNA contendo o cassete de expressão P-fba+PmXI e o plasmideo resultante é utilizado para a transformação de TOPIO E. coli. Exemplo 16b - Construção de um plasmideo com P-tpi+LIMR e os cassetes de expressão de levedura concatenados P- pgm+ScTKLl.
[0381] O plasmideo P-tpi+LIMR-b39a (descrito no Exemplo 15d) é digerido com Xhol e Apal e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo P- pgm+ScTKLl-b67a (descrito no Exemplo 15e) é digerido com Sail e Apal. O plasmideo linearizado resultante P-tpi+LIMR- b39a e o fragmento de DNA contendo o cassete de expressão P- pgm+ScTKLl originário do plasmideo P-pgm+ScTKLl-b67a são separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado P-tpi-LIMR-b39a é unido com o fragmento de DNA contendo o cassete de expressão P-pgm+ScTKLl e o plasmideo resultante é utilizado para a transformação de TOPIO E. coli. Exemplo 17a - Construção de um plasmideo com P- pgi+ScXKS, P-fba+PmXI e os cassetes de expressão de levedura concatenados P-gpm+ScPKIl+T.
[0382] O plasmideo contendo os cassetes de expressão de levedura P-pgi+ScXKS e P-fba+PmXI concatenados (descrito no Exemplo 16a) é digerido com Xhol e Apal e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo P- gpm+ScRJIl+T-bl5a (descrito no Exemplo 15c) é digerido com Sail e Apal. O plasmideo linearizado resultante contendo os cassetes de expressão de levedura P-pgi+ScXKS e P-fba+PmXI concatenados e o fragmento de DNA contendo o cassete de expressão P-gpm+ScRKI1+T originário do plasmideo P- gpm+ScRKIl+T-bl5a são separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado, contendo os cassetes de expressão de levedura P-pgi+ScXKS e P-fba+PmXI concatenados é unido ao fragmento de DNA contendo o cassete de expressão P-gpm+ScRKI1+T e o plasmideo resultante é usado para a transformação de TOPIO E. coli. Exemplo 17b - Construção de um plasmideo com P-tpi+LTMR, os cassetes de expressão de levedura concatenados P- pgm+ScTKLl e P-pdc+ScTALl+T.
[0383] O plasmideo contendo os cassetes de expressão de levedura concatenados P-tpi+LIMR e P-pgm+ScTKLl (descrito no Exemplo 16b) é digerido com Xhol e Apal e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo P- pdc+ScTALl+T-b26a (descrito no Exemplo 15f) é digerido com Sail e Apal. O plasmideo linearizado resultante contendo os cassetes de expressão de levedura concatenados P-tpi+LIMR e P-pgm+ScTKLl e o fragmento de DNA contendo o cassete de expressão P-pdc+ScTALl+T-b26a são separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado, contendo os cassetes de expressão de levedura P-tpi+LIMR e P- pgm+ScTKLl concatenados é unido ao fragmento de DNA contendo o cassete de expressão P-pdc+ScTALl+T e o plasmideo resultante é usado para a transformação de TOPIO E. coli. Exemplo 17c - Construção de um plasmideo com P- pgm+ScTKLl e o cassete de expressão de levedura concatenados P-pdc+ScTALl.
[0384] O plasmideo P-pgm-ScTKLl-b67a (descrito no Exemplo 15e) é digerido com Xhol e Apal e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. Da mesma forma, o plasmideo P- pdc+ScTALl+T-b26a (descrito no Exemplo 15f) é digerido com Sail e Apal. O plasmideo linearizado resultante, P- pgm+ScTKLl-b67a e o fragmento de DNA contendo o cassete de expressão P-pdc+ScTALl+T originários do plasmideo P-pdc- ScTALl+T-b26a são separados por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7% e, posteriormente, isolados. O plasmideo linearizado, P-pgm+ScTKLl-b67a é unido com o fragmento de DNA contendo o cassete de expressão P- pdc+ScTALl+T e o plasmideo resultante é usado para a transformação de TOPIO E. coli. Exemplo 18a - Construção de um plasmideo integrativo de levedura abrigando os cassetes de expressão concatenados P- pgi+ScXKS, o P-fba+PmXI e o P-gpm+ScRKIl+T permitindo uma recombinação homóloga no locus Rdnl e a subsequente seleção usando o antibiótico nourseotricina.
[0385] O plasmideo integrativo de levedura que permite a recombinação homóloga no locus Rdnl e subsequente seleção de meio de crescimento suplementado com nourseotricina (descrito no Exemplo 12a) é digerido com Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. O plasmideo linearizado é separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7%, a partir do plasmideo bruto e, posteriormente, isolado. Da mesma forma, o plasmideo carregando os cassetes de expressão de levedura P-pgi+ScXKS, P-fba+PmXI e P-gpm+ScRKI1+T concatenado (descrito no Exemplo 17a) é digerido com Xhol e Sail. O fragmento do cassete de expressão de levedura P-pgi+ScXKS, P-fba+PmXI e P- gpm+ScRKIl+T concatenado é separado por eletroforese da estrutura do vetor, usando um gel de agarose de baixo ponto de fusão a 0,7%, e posteriormente isolado. O plasmideo integrativo linearizado é unido com o fragmento do cassete de expressão de levedura P-pgi+ScXKS, P-fba+PmXI e P- gpm+ScRKIl+T concatenado e o plasmideo resultante é utilizado para a transformação de TOPIO E. coli. Exemplo 18b - Construção de um plasmideo integrativo de levedura abrigando os cassetes de expressão de levedura concatenados P-tpi+LIMR, o P-pgm+ScTKLl e o P-pdc+ScTALl+T permitindo uma recombinação homóloga no locus Migl e a subsequente seleção usando o antibiótico G418.
[0386] O plasmideo integrativo de levedura que permite a recombinação homóloga no locus Migl e a subsequente seleção no meio de crescimento suplementado com G418 (descrito no Exemplo 12b) é digerido com Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. 0 plasmideo linearizado é separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7%, a partir do plasmideo bruto e, posteriormente, isolado. Da mesma forma, os cassetes de expressão de levedura concatenados P-tpi+LIMR, P-pgm+ScTKLl e P-pdc+ScTALl+T (descritos no Exemplo 17b) são digeridos com Xhol e Sail. O fragmento do cassete de expressão de levedura P-tpi+LIMR, P- pgm+ScTKLl e P-pdc+ScTALl+T é separado por eletroforese da estrutura do vetor, usando um gel de agarose de baixo ponto de fusão a 0,7%, e posteriormente isolado. O plasmideo integrativo linearizado é unido com o fragmento do cassete de expressão de levedura P-tpi+LIMR, P-pgm+ScTKLl e P- pdc+ScTALl+T concatenado e o plasmideo resultante é utilizado para a transformação de TOPIO E. coli. Exemplo 18c - Construção de um plasmideo integrativo de levedura abrigando os cassetes de expressão de levedura concatenados P-pgm+ScTKLl e o P-pdc+ScTALl+T permitindo a recombinação homóloga no locus Migl e a subsequente seleção usando o antibiótico G418.
[0387] O plasmideo integrativo de levedura que permite a recombinação homóloga no locus Migl e a subsequente seleção no meio de crescimento suplementado com G418 (descrito no Exemplo 12b) é digerido com Xhol e os terminais resultantes foram subsequentemente desfosforilados com fosfatase alcalina. O plasmideo linearizado é separado por eletroforese em um gel de agarose de baixo ponto de fusão a 0,7%, a partir do plasmideo bruto e, posteriormente, isolado. Da mesma forma, os cassetes de expressão de levedura concatenados P-pgm+ScTKLl e P-pdc+ScTALl+T (descritos no Exemplo 17c) são digeridos com Xhol e Sail. 0 fragmento do cassete de expressão de levedura P-pgm+ScTKLl e P- pdc+ScTALl+T concatenado é separado por eletroforese da estrutura do vetor, usando um gel de agarose de baixo ponto de fusão a 0,7%, e posteriormente isolado. O plasmideo integrativo linearizado é unido com o fragmento do cassete de expressão de levedura P-pgm+ScTKLl e o P-pdc+ScTALl+T concatenado e o plasmideo resultante é utilizado para a transformação de TOPIO E. coli. Exemplo 19 - Construção de uma cepa de S. cerevisiae contendo os cassetes de expressão de levedura concatenados P-pgi+ScXKS, o P-fba+PmXI e o P-gpm+ScRKIl+T pela recombinação no locus Rdnl e subsequente seleção usando o antibiótico nourseotricina.
[0388] Cinco ^g do plasmideo integrativo que abriga os cassetes de expressão de levedura concatenados P- pgi+ScXKS, P-fba+PmXI e P-gpm+ScRKI1+T (descrito no Exemplo 18a) é digerido com Pmel e subsequentemente precipitado com 2,5 volumes de etanol 96. Após descartar o liquido, o pélete de DNA é lavado com etanol 70%, seco e redissolvido com 5 pL de água. O plasmideo digerido redissolvido é utilizado para a transformação da cepa de levedura S. cerevisiae BY4741 (Euroscarf, Alemanha), por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura se tornam competentes de acordo com um protocolo padrão (Becker e Guarente 1991) . Seleção de clones estavelmente transformados com os cassetes de expressão de levedura concatenados P- pgi+ScXKS, P-fba+PmXI e o P-gpm+ScRKI1+T é efetuada pelo plaqueamento em meio de crescimento sólido YPD suplementado com 100 mg/L de ClonNAT (Werner BioAgents, Jena, Alemanha). Antes do plaquamento, as células transformadas são deixadas crescer em YPD liquido a 30 °C por 4 horas. Após plaqueamento em meio seletivo, as placas são incubadas a 30 °C, durante 3 dias, uma colônia de tamanho médio é isolada e reestriada em YPD sólido suplementado com 100 mg/L de ClonNAT e um clone é subsequentemente isolado. Exemplo 20a - Construção de um cassete de expressão concatenado P-pgi+ScXKS, P-fba+PmXI e P-gpm+ScRKIl+T contendo cepa de S. cerevisiae incluindo os cassetes de expressão de levedura concatenados P-tpi+LIMR, o P- pgm+ScTKLl e P-pdc+ScTALl+T por recombinação no locus Migl e subsequente seleção usando o antibiótico G418.
[0389] Cinco pg do plasmideo integrativo abrigando os cassetes de expressão de levedura concatenados P- tpi+LIMR, o P-pgm+ScTKLl e P-pdc+ScTALl+T (descritos no Exemplo 18b) são digeridos com Pmel e subsequentemente precipitados usando 2,5 volumes de etanol 96%. Após descartar o liquido, o pélete de DNA é lavado com etanol 70%, seco e redissolvido com 5 pL de água. O plasmideo digerido redissolvido é utilizado para a transformação da cepa de levedura de S. cerevisiae descrita no Exemplo 19, por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura se tornam competentes de acordo com um protocolo padrão (Becker e Guarente 1991) . Seleção por clones estavelmente transformados com cassetes de expressão de levedura concatenados P-tpi+LIMR, o P-pgm+ScTKLl e P- pdc+ScTALl+T é efetuada pelo plaqueamento em meio de crescimento YPD sólido suplementado com 200 mg/L de geneticina (Life Technologies). Antes do plaqueamento, as células transformadas são deixadas crescer em YPD liquido a 30 °C por 4 horas. Após plaqueamento em meios seletivo, as placas são incubadas a 30 °C, durante 3 dias, uma colônia de tamanho médio é isolada e reestriada em YPD sólido suplementado com 200 mg/L de geneticina e um clone é subsequentemente isolado. Exemplo 20b - Construção de um cassete de expressão concatenado P-pgi+ScXKS, P-fba+PmXI e P-gpm+ScPKIl+T contendo cepa de S. cerevisiae incluindo os cassetes de expressão de levedura concatenados P-pgm+ScTKLl e o P- pdc+ScTALl+T por recombinação no locus Migl e subsequente seleção usando o antibiótico G418.
[0390] Cinco ^g do plasmideo integrativo abrigando os cassetes de expressão de levedura concatenados P- pgm+ScTKLl e o P-pdc+ScTALl+T (descritos no Exemplo 18c) são digeridos com Pmel e subsequentemente precipitados usando 2,5 volumes de etanol 96%. Após descartar o liquido, o pélete de DNA é lavado com etanol 70%, seco e redissolvido com 5 pL de água. O plasmideo digerido redissolvido é utilizado para a transformação da cepa de levedura de S. cerevisiae descrita no Exemplo 19, por meio de eletroporação usando o sistema Biorad Gene Pulser II (BioRad, EUA), de acordo com as instruções do fabricante. As células de levedura se tornam competentes de acordo com um protocolo padrão (Becker e Guarente 1991). Seleção por clones estavelmente transformados com os cassetes de expressão de levedura concatenados P-pgm+ScTKLl e P-pdc+ScTALl+T é efetuada pelo plaqueamento em meio de crescimento YPD sólido suplementado com 200 mg/L de geneticina (Life Technologies) . Antes do plaqueamento, as células transformadas são deixadas crescer em YPD liquido a 30 °C por 4 horas. Após plaqueamento em meio seletivo, as placas são incubadas a 30 °C, durante 3 dias, uma colônia de tamanho médio é isolada e reestriada em YPD sólido suplementado com 200 mg/L de geneticina e um clone é subsequentemente isolado. Exemplo 21a - Medições do metabolismo de D-xilose pelas curvas de crescimento das cepas de levedura descritas no Exemplo 20a e 20b.
[0391] Mudanças na taxa de metabolismo da D-xilose são medidas como alterações na taxa de crescimento das cepas de leveduras que metabolizam xilose. As duas cepas de leveduras (descritas no Exemplo 20a e 20b) são inicialmente adaptadas ao metabolismo da D-xilose. Cada cepa é inoculada individualmente em levedura, peptona e xilose liquido (YPX) suplementado com 0,2% de glicose. As culturas são incubadas durante uma semana a 30 °C em um agitador operando a 225 RPM. Depois de uma semana, cada cultura é usada para reinocular novas culturas com YPX suplementado com glicose 0,02%. As duas culturas são incubadas por mais uma semana, como descrito acima. Experimentos de crescimento são iniciados pela inoculação de YPX em um titulo de célula inicial de OD600 = 0,006/mL. As culturas são incubadas como descrito acima. As alíquotas são amostradas cinco vezes com intervalos de 24 horas, a densidade ótica, OD600 é medida e as curvas de crescimento são determinadas para as duas cepas. Os tempos de duplicação são determinados, utilizando o intervalo de tempo de 24-120 horas após a fase de lag inicial. Uma taxa de crescimento maior da cepa expressando a aldose-l- epimerase (LIMR), juntamente com a xilose isomerase (PmXI), a D-xiluloquinase (ScXKS), a ribose-5-fosfato cetol isomerase (ScRKIl + T) , a transcetolase (ScTKLl) e a transaldolase (ScTALl + T) comparada com a cepa análoga não expressando a mutarotase é demonstrada. Exemplo 21b - Medidas de fermentação da D-xilose das cepas de leveduras descritas no Exemplo 20a e 20b.
[0392] As duas cepas de leveduras adaptadas ao metabolismo da D-xilose (descrito no Exemplo 21a) são inoculadas em meio liquido de levedura, peptona e xilose (YPX) individualmente, utilizando frascos de agitação com chicanas. As culturas são incubadas a 30 °C em um agitador operando a 225 RPM até OD600 ~ 1,0. Posteriormente, as culturas são colhidas por centrifugação e ressuspendidas em 20 mL de meio liquido de levedura e peptona suplementado com 50 g/L de D-xilose, utilizando-se um frasco de agitação com dois gargalos laterais, em uma concentração celular final OD600 = 5. Os frascos de agitação são selados com tampões contendo travas de fermentação inseridas. Os gargalo laterais são equipados com rolhas de borracha relacrável impermeável a gás. A fermentação é realizada a 30 °C em um agitador operando a 100 RPM. As amostras são retiradas, através das rolhas de borracha relacráveis, usando uma agulha hipodérmica e seringa e ajustadas para pH = 9,0 com NaOH 2M. As concentrações de etanol são medidas através do Kit de Ensaio Megazyme Ehtanol: K-EtOH (Megazyme Internacional, Irlanda), de acordo com as instruções do fabricante e com diluições apropriadas das amostras. A progressão da fermentação para cada uma das duas cepas é determinada através da plotagem da concentração de etanol em função do tempo. As taxas são dadas pela inclinação da parte linear da curva, subsequente ao deslocamento diáuxico inicial entre o crescimento aeróbico e a fermentação anaeróbica. Uma taxa mais rápida de fermentação da cepa expressando a aldose-l- epimerase, comparada com a cepa congenética sem esse gene, é demonstrada.
Referências
[0393] Anderson. R. L. e Allison D. P. (1965) Purification and Characterization of D-Lyxose
[0394] Isomerase. J. Biol. Chem. 240, 2367-2372.
[0395] Ausubel F. M., Brent R., Kingston R. E., Moore D., Seidman J. G., Smith J. A., e Struhl K., eds (1995 (and periodic supplements)) Current Protocols in Molecular Biology, Vol. caps. 9, 13 e 16. John Wiley & Sons, Nova Iorque, N.Y.
[0396] Bailey J. M., Fishman P. H., e Pentchev P. G. (1969) Studies on Mutarotases. III. Isolation and characterization of a mutarotase from bovine kidney cortex. J. Biol. Chem. 244, 781-788.
[0397] Becker D. M. e Guarente L. (1991) High- efficiency transformation of yeast by electroporation. Methods EnzymoL 194, 182-187.
[0398] Brahma A. e Bhattacharyya D. (2004) UDP- galactose 4-epiraerase from Kluyveromyces fragilis. Evidence for independent mutarotation site. Eur. J. Biochem. 271, 58- 68 .
[0399] Burnett M. E., Liu J., e Conway T. (1992) Molecular Characterization of the Zymomonas rnobilis Enolase (eno) Gene. J. Bact. 174, 6548-6553.
[0400] Cheng H., Jiang N, Shen A., e Feng Y. (2005) Molecular cloning and functional expression of D-arabitol dehydrogenase gene from Gluconobacter oxydans in Escherichia coli. FEMS Microbiol Lett. 252, 35-42.
[0401] Conway T., Sewell G. W., e Ingram L. 0. (1987) Glyceraldehyde-3-Phosphate Dehydrogenase Gene from Zymomonas rnobilis: Cloning, Sequencing, and Identification of Promoter Region. J. Bact 169, 5653-5662.
[0402] Dische Z. e Borenfreund E. (1951) A new spectrophotometric method for the detection and determination of keto sugars and trioses. J. Biol. Chem. 192, 583.
[0403] Dothie J. M., Giglio J. R., Moore C. B., Taylor S. S., e Hartley B. S. (1985) Ribitol dehydrogenase of Klebsiella aerogenes. Sequence and properties of wildtype and mutant strains. Biochem. J. 230, 569-578.
[0404] Eberts T. J., Sample R. H. B.s Click M. R., e Gregory H. E. (1979) A Simplified, Colorimetric Micromethod for Xylose in Serum or Urine, with Phloroglucinol. Clin. Chem. 25, 1440-1443.
[0405] Gait M. J., ed (1984) Oligonucleotide Synthesis: A Practical Approach. Oxford University Press,.
[0406] Goldstein A. L. e McCusker J. H. (1999) Three New Dominant Drug Resistance Cassettes for Gene Disruption in Saccharomyces cerevisiae. Yeast 15, 1541-1553.
[0407] Guldener U., Heck S., Fiedler T., Beinhauer J., e Hegemann J. H. (1996) A new efficient gene disruption cassette for repeated use in budding yeast. Nucleic Acids Res. 24, 2519-2524.
[0408] Izuraori K., Rees A. W., e Elbein A. D. (1975) Purification,Crystallization, and Properties of D-Ribose Isomerase from Mycobacterium smegmatis. J. Biol. Chem. 250, 8085-8087.
[0409] Kavanagh K., Klimcek M., Nidetsky B., e Wilson D. K. (2003) Structure of xylose reductase bound to NAD+ and the basis for single and dual co-substrate specificity in family 2 aldo-keto reductases. Biochem. J. 373, 319-326.
[0410] Lilley D. M. J. e Dahlberg J. E., eds (1992) Methods in Enzymology: DNA Structures Part A: Synthesis and Physical Analysis of DNA, Vol. 211. Academic Press,
[0411] Majumdar S., Ghatak J., Mukherji S., Bhattacharjee H. e Bhaduri A. (2004) UDPgalactose 4- epimerase from Saccharomyces cerevisiae: A biftinctional enzyme with aldose 1-epimerase activity. Eur. J. Biochem. 271, 753-759.
[0412] Mumberg D., Mailer R., e Funk M. (1995) Yeast vectors for the controlled expression of heterologous proteins in different genetic backgrounds. Gene 156, 119- 122 .
[0413] Nakamura Y., Gojobori T., e Ikemura T. (2000) Codon Usage tabulated from international DNA sequence databases: status for the year 2000. Nucleic Acids Res. 28, 292 .
[0414] Richard P., Londesborough J., Putkonen M., Kalkkinen N., e Penttl'la M. (2001) Cloning and Expression of a Fungal L-Arabinitol 4-Dehydrogenase Gene. J. Biol. Chem. 276, 40631-40637.
[0415] Roe B., Crabtree J., e Kahn A., eds (1996) DNA Isolation and Sequencing: Essential Techniques. John Wiley & Sons, .
[0416] Rose M. D., Winston F., e Hieter P., eds (1990) Methods in Yeast Genetics: A Laboratory Course Manual Cold Spring Harbor Laboratory Press, .
[0417] Ryu K.-S-, Kim C, Kim I, Yoo S., Choi B.-S., e Park C. (2004) NMR Application Probes a Novel and Ubiquitous Family of Enzymes That Alter Monosaccharide Configuration. J. Biol. Chem. 279, 25544-25548.
[0418] Sambrook, E. F. Fritsch e T. Maniatis, 1989, Molecular Cloning: A Laboratory Manual, Segunda Edição, Livros 1-3, Cold Spring Harbor Laboratory Press.
[0419] Shimonishi T. e Izumori K. (1996) A new enzyme, L-ribose isomerase from Acinetobacter sp. strain DL- 28. J. Ferment. Bioeng. 81, 493-497.
[0420] Verho R., Putkonen M., Londesborough J., Penttila M., e Richard P. (2004) A Novel NADH-linked L- Xylulose Reductase in the L-Arabinose Catabolic Pathway of Yeast. J. Biol. Chem, 279, 14746-14751.
[0421] Witteveen C. F. B., Weber F., Busink R., e Visser J. (1994) Isolation and characterisation of two xylitol dehydrogenases from Aspergillus niger. Microbiol. 140, 1679-1685.
[0422] Woodyer R., Simurdiak M., van der Donk W. A., e Zhao H. (2005) Heterologous Expression, Purification, and Characterization of a Highly Active Xylose Reductase from Neurospora crassa. Appl. Environ. Microbiol. 71, 1642-1647.
[0423] Yanase H., Sato D., Yamamoto K., Matsuda S., Yamamoto S., e Okamoto K. (2007) Genetic Engineering of Zymobacter palmae for Production of Ethanol from Xylose. Appl Environ, Microbiol 73, 2592-2599.
[0424] Todas as publicações mencionadas no relatório descritivo acima são aqui incorporadas por referência. Várias modificações e variações dos métodos descritos e do sistema da invenção serão evidentes para as pessoas versadas na técnica sem se afastar do escopo e do espirito da presente invenção. Embora a presente invenção tenha sido descrita juntamente com determinadas modalidades preferidas, deve ser entendido que a invenção, tal como reivindicada, não deve ser indevidamente limitada a tais modalidades especificas. De fato, várias modificações dos modos descritos para realizar a invenção que são óbvias para um técnico versado em bioquímica e biologia molecular ou áreas afins, são tencionadas a estarem dentro do escopo das seguintes reivindicações.