Campo técnico
A presente invenção relaciona-se a um método para a produção de uma glicoproteína que tem seqüência de aminoácidos uniforme, estrutura de cadeia de açúcar, e estrutura de ordem superior.
Técnica de fundamento
Recentemente, tem sido realizada uma pesquisa sobre o uso de uma glicoproteína como vários fármacos. A porção de cadeia de açúcar de uma glicoproteína serve a uma função de transmitir resistência à glicoproteína contra uma protease de modo a retardar que a glicoproteína seja metabolizada do sangue, uma função em que ela é um sinal que governa o transporte da glicoproteína para organelas em uma célula e outros. Conseqüentemente, a adição de uma cadeia de açúcar adequada permite o controle da meia-vida sanguínea e o transporte intracelular de uma glicoproteína.
Eritropoietina (EPO) é um exemplo representativo que mostra que uma cadeia de açúcar afeta a atividade fisiológica de uma glicoproteína. Essa glicoproteína é um hormônio de diferenciação de hematócitos, que serve a uma função de manter a contagem de eritrócitos no sangue periférico por ação sobre as células progenitoras eritróides para promover sua proliferação e diferenciação. Um estudo sobre a correlação entre a estrutura de cadeia de açúcar de EPO e sua atividade fisiológica revelou que, embora a EPO desprovida de cadeia de açúcar ainda exiba uma atividade fisiológica in vitro, ela foi prontamente excretada através do rim in vivo, falhando em exibir uma atividade fisiológica suficiente.
Além disso, quando uma glicoproteína tem uma cadeia de açúcar imperfeita, e também quando uma cadeia de açúcar diferente é ligada a uma glicoproteína, tal glicoproteína pode ser eliminada do sangue após reconhecimento por macrófagos e outros presentes no sangue.
Portanto, quando uma glicoproteína é usada como um produto farmacêutico, é desejável que cada proteína tenha uma cadeia de açúcar uniformemente estruturada ligada na mesma posição.
Convencionalmente, como um método de produção de uma glicoproteína, um método de adição enzimática de um açúcar a uma proteína é amplamente usado. No entanto, nesse método, uma cadeia de açúcar uniforme não pode ser adicionada, e também, é difícil aplicar uniformemente a modificação e fragmenta depois da adição de uma cadeia de açúcar.
Além disso, embora uma preparação de proteína seja geralmente avaliada com base em seu título, há uma possibilidade de que preparações com o mesmo título possam conter proteínas com várias estruturas de cadeia de açúcar, que podem causar variação na meia-vida sanguínea ou causar um problema em termo de controle de qualidade.
Os presentes inventores desenvolveram um método que permite a produção de uma quantidade relativamente grande de uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar a partir de um aminoácido que tem um grupo amino protegido com um grupo de proteção lipossolúvel e uma cadeia de açúcar ligada à asparagina (por exemplo, referência a Literatura de Patente 1) . Além disso, eles desenvolveram um derivado de cadeia de açúcar de tipo complexo aminado e uma glicoproteína capazes de manter concentrações sangüíneas suficientes (por exemplo, referência à Literatura de Patente 2) . Qualquer uma das glicoproteínas acima pode ser utilizada como um produto farmacêutico.
Por enquanto, para ser usada como um produto farmacêutico, uma glicoproteína que tem uma atividade fisiológica constante precisa ser produzida. Não apenas a seqüência de aminoácidos e a estrutura de cadeia de açúcar, mas também a estrutura de ordem superior da porção de proteína, são consideradas como sendo intimamente relacionadas à função de uma glicoproteína.
A estrutura de ordem superior de uma proteína é estabilizada por uma ligação de hidrogênio, uma ligação iônica e uma interação hidrofóbica entre resíduos de aminoácido, bem como uma ligação S-S entre resíduos de cisteína, e outros, e a maior parte das proteínas tem uma estrutura de ordem superior única. No entanto, ligações diferentes de uma ligação S-S são relativamente fracas, e assim uma estrutura de ordem superior da proteína é destruída por aquecimento, pressão, e outros, relativamente leves, com os quais a atividade fisiológica da proteína é reduzida e perdida. Isso é chamado de desnaturação da proteína. Além disso, particularmente quando a cadeia de aminoácido é longa, porque mais de uma estrutura que fornece o ponto mínimo de energia são geradas, uma estrutura de ordem superior anormal (dobrada incorretamente) pode ocorrer. Nesse caso também, a atividade da proteína é relatada como sendo alterada ou perdida.
Com base nos fatos anteriores, é geralmente considerado que uma estrutura de ordem superior correta é essencial para que uma proteína exiba sua função, e, quando as proteínas são dobradas, elas são separadas em uma proteína corretamente dobrada que tem uma atividade fisiológica ou uma proteína dobrada incorretamente desprovida de uma atividade fisiológica.
Embora vários pesquisadores tenham conduzido estudos sobre a relação entre a estrutura de ordem superior de uma proteína e a atividade fisiológica, nenhum relato foi feito sobre como uma cadeia de açúcar pode afetar a dobra e a atividade fisiológica de uma glicoproteína artificialmente sintetizada.
Os presentes inventores sintetizaram fragmentos de glicoproteína de acordo com o método da Literatura de Patente 1 e os ligaram a outros fragmentos de peptideo por Ligação Química Nativa (NCL) para sintetizar proteína-3 quimiotática de monócito. A proteína-3 quimiotática de monócito assim sintetizada foi dobrada e a posição de uma ligação de dissulfeto foi confirmada por tratamento com quimiotripsina. Como um resultado, foi revelado que, embora a ligação de dissulfeto tenha se formado em uma posição correta em aproximadamente 90% das glicoproteínas, a ligação de dissulfeto foi formada em uma posição diferente da posição normal em aproximadamente 10% de glicoproteínas (Literatura não Patente 1).
No entanto, de acordo com a literatura acima, tal variação na posição da ligação de dissulfeto não é observada quando dois ou mais diferentes tipos de glicoproteínas são dobradas. Considerando uma possibilidade de nova formação de ligação de dissulfeto durante o tratamento com quimiotripsina, não pode ser afastada uma possibilidade de que dois ou mais tipos de dobra não ocorreram, mas o tratamento com quimiotripsina apenas produziu dois ou mais tipos de resultados. Conseqüentemente, nenhum estudo foi realizado sobre uma diferença na atividade fisiológica de uma glicoproteína que tem uma ligação de dissulfeto formada em uma posição correta e aquela de uma glicoproteína que tem uma ligação de dissulfeto formada em uma posição diferente da posição normal.
Além disso, proteína ovomucóide é uma das glicoproteínas cuja função e estrutura foram relativamente bem estudadas. A proteína ovomucóide é um tipo de proteína contida em clara de ovo com um peso molecular de aproximadamente 28.000. Ela tem três domínios na molécula, e cada um deles tem uma atividade inibidora sobre diferentes proteases. Particularmente, o terceiro domínio é estudado em detalhes uma vez que ele exibe uma atividade inibidora por si só. Até agora, a estrutura do terceiro domínio derivado de 100 ou mais tipos de pássaros foi relatada, e sua conformação foi também elucidada por cristalografia de raios X.
Com relação à estereoestrutura de um terceiro domínio de ovomucóide quimicamente sintetizado, por exemplo, é relatado que um terceiro domínio de ovomucóide com esqueleto "scaffold" de peptídeo modificado é sintetizado por NCL e então analisado por cristalografia de raios X (em referência à Literatura não Patente 2).
Além disso, é também relatado que, quando um terceiro domínio de ovomucóide sintetizado por síntese escalonada e NCL foi dobrado, um resultado fortemente sugestivo do terceiro domínio sendo corretamente dobrado foi obtido através de análise de estabilidade em calor (em referência à Literatura não Patente 3). Literatura de Patente [Literatura de Patente 1] W02004/005330 [Literatura de Patente 2] W02005/010053 Literatura não Patente [Literatura não Patente 1] Yamamoto e cols., Journal of American Chemical Society, 2008, 130, 501-510 [Literatura não Patente 2] Bateman e cols., Journal of Molecular Biology (2001) 305, 839-849 [Literatura não Patente 3] Lu e cols., Journal of American Chemical Society, 1996, 118, 8518-8523 Sumário da Invenção Problema a ser solucionado pela invenção
Entretanto, de acordo com a tecnologia convencional acima mencionada, nenhuma cadeia de açúcar é adicionada a uma proteína sintetizada, e assim ainda não se sabe como uma cadeia de açúcar afeta a dobra e a atividade fisiológica de uma glicoproteína.
Em vista do que foi visto acima, um objetivo da presente invenção é o de fornecer uma glicoproteína que tem não apenas uma função baseada em cadeia de açúcar uniforme como a meia-vida sanguínea, mas também uma atividade fisiológica uniforme, ou seja, uma glicoproteína que tem seqüência de aminoácidos uniforme, estrutura de cadeia de açúcar, e estrutura de ordem superior.
Além disso, outro objetivo da presente invenção é o de fornecer um método de rastreamento para a seleção de uma glicoproteína que tenha uma atividade predeterminada a partir de tipos plurais de glicoproteínas com várias intensidades da atividade fisiológica, e o de fornecer uma mistura de glicoproteína que tenha uma atividade desejada. Meios para solucionar o problema
Os presentes inventores constataram que, por síntese e um terceiro domínio da proteína ovomucóide que tem seqüência de aminoácidos uniforme e estrutura de cadeia de açúcar e dobra do produto assim obtido, a mistura que contém tipos diversos de estruturas de ordem superior em uma proporção constante pode ser obtida com boa reprodutibilidade. Além disso, uma vez que eles separaram o produto resultante e mediram sua atividade fisiológica, diferente do entendimento convencional, foi confirmado que havia tipos diversos de estruturas de ordem superior que tinham o mesmo tipo de atividade fisiológica em um nível considerado como sendo relativamente altamente ativo, e embora relativamente altamente ativo, a atividade variou dependendo da estrutura de ordem superior, e que as glicoproteínas com várias estruturas de ordem superior podem ser separadas e purificadas por cromatografia em coluna.
Além disso, eles constataram que uma glicoproteína diferente da glicoproteína que tem uma atividade predeterminada pode ser convertida na estrutura de ordem superior que é obtida em uma proporção constante como acima descrito por desdobramento e então redobramento dela, e assim, uma glicoproteína que tem uma estrutura de ordem superior que exibe uma atividade predeterminada, pode ser maximamente coletada por repetição da etapa de desdobramento/redobramento.
Ou seja, a presente invenção fornece: Um método para a produção de uma glicoproteína que tem seqüência de aminoácidos uniforme, estrutura de cadeia de açúcar, e estrutura de ordem superior, que compreende as seguintes etapas (a) a (c): (a) dobramento de uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar; (b) fracionamento da glicoproteína dobrada por cromatografia em coluna; e (c) coleta de uma fração que tem a atividade predeterminada.
Preferivelmente, o método anteriormente mencionado também inclui, depois da etapa (c), as etapas de: (d) desdobramento de uma glicoproteína contida em uma fração não coletada na etapa (c); (e) redobramento da glicoproteína desdobrada; (f) fracionamento da glicoproteína redobrada por cromatografia em coluna e coleta de uma fração que tem a atividade predeterminada; e (g) repetição das etapas (d) a (f) como necessário.
A presente invenção também fornece: um método para escolha de uma glicoproteína que tem uma atividade fisiológica predeterminada, que compreende as seguintes etapas (i) a (iii) : (i) dobramento de uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar; (ii) fracionamento da glicoproteína dobrada por cromatografia em coluna; e (iii) medição de uma atividade de cada uma das frações para determinar se ela tem ou não a atividade predeterminada.
A presente invenção também fornece: um método para a obtenção de uma mistura de glicoproteína que tem uma atividade fisiológica desejada, que compreende as seguintes etapas (A) a (D): (A) dobramento de uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar; (B) fracionamento da glicoproteína dobrada por cromatografia em coluna; (C) medição de uma atividade de cada uma das frações; e (D) determinação de uma proporção de mistura das frações para obter uma atividade desejada e mistura das frações de acordo com a proporção assim obtida. Preferivelmente, de acordo com o método de produção de uma glicoproteína, o método de escolha de uma glicoproteína, ou o método para a obtenção de uma mistura de glicoproteína que tem uma atividade fisiológica desejada da presente invenção, pelo menos uma parte da glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar é produzida por um método que compreende as seguintes etapas (1) a (6): (1) esterificação de um grupo hidroxil de uma resina que tem um grupo hidroxil e um grupo carboxil de um aminoácido que tem um grupo amino protegido com um grupo de proteção lipossolúvel ou um grupo carboxil de um aminoácido glicosilado que tem um grupo amino protegido com um grupo de proteção lipossolúvel; (2) remoção do grupo de proteção lipossolúvel para gerar um grupo amino livre; (3) amidação do grupo amino e um grupo carboxil de um aminoácido que tem um grupo amino protegido com um grupo de proteção lipossolúvel ou um grupo carboxil de um aminoácido glicosilado que tem um grupo amino protegido com um grupo de proteção lipossolúvel; (4) depois da etapa (3), remoção do grupo de proteção lipossolúvel para gerar um grupo amino livre; (5) repetição das etapas (3) e (4) uma vez ou mais; e (6) clivagem de uma ligação de éster formada na etapa (1) por um ácido.
Também, preferivelmente, de acordo com o método de produção acima de uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar, uma parte da glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar é produzida pelas etapas (1) a (6), e a glicoproteína é produzida pelo método que compreende também a seguinte etapa (7): (7) ligação de uma parte da glicoproteína obtida na etapa (6) com outros peptídeos ou glicopeptídeos por um método de ligação.
Efeitos da invenção
De acordo com o método de produção de uma glicoproteína da presente invenção, uma glicoproteína que tem não apenas uma seqüência de aminoácidos uniforme e estrutura de cadeia de açúcar mas também uma estrutura de ordem superior uniforme pode ser obtida. Portanto, pode ser produzida uma glicoproteína que exibe uniformemente uma atividade fisiológica predeterminada além da meia-vida sanguínea e transporte intracelular constantes.
Além disso, de acordo com o método para a escolha de uma glicoproteína da presente invenção, uma glicoproteína que tem uniformemente uma atividade fisiológica predeterminada pode ser selecionada dentre um grupo de uma glicoproteína que exibe atividades fisiológicas variadas devido a diferentes estruturas de ordem superior. Devido ao fato de essa glicoproteína ter uma estrutura de cadeia de açúcar uniforme, ela também tem uma função com base em cadeia de açúcar uniforme como a meia-vida sanguínea e o transporte intracelular.
Além disso, de acordo com a presente invenção, uma mistura de glicoproteína pode ser controlada de modo a reter uma atividade desejada.
Os efeitos da presente invenção como acima descrito são vantajosos particularmente quando uma glicoproteína é usada como um produto farmacêutico.
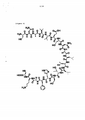
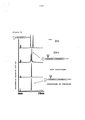
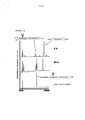
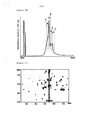
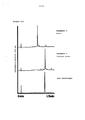
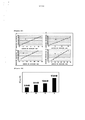
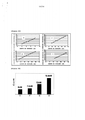
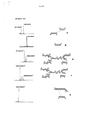
Breve descrição dos desenhos [Figura 1] A Figura 1 mostra o terceiro domínio de ovomucóide de pavão prateado (OMSVP3) e as seqüências de aminoácidos de fragmentos 1 a 3, que são usadas para síntese química de OMSVP3. [Figura 2] A Figura 2 mostra Fragmento 1 (tioésterifiçado), que é usado para a síntese química de OMSVP3. [Figura 3] A Figura 3 mostra Fragmento 2 (tioésterifiçado), que é usado para a síntese química de OMSVP3 glicosilado. [Figura 4] A Figura 4 mostra Fragmento 3, que é usado para a síntese química de OMSVP3. [Figura 5] A Figura 5 é um cromatograma em um comprimento de onda de 220 nm em cada estágio da síntese de fragmento 1. [Figura 6] A Figura 6 é um cromatograma em um comprimento de onda de 220 nm em cada estágio da síntese de fragmento 2. [Figura 7] A Figura 7 é um cromatograma em um comprimento de onda de 220 nm em cada estágio da síntese de fragmento 3. [Figura 8] A Figura 8 é um cromatograma em um comprimento de onda de 220 nm em cada estágio de ligação de fragmentos 2 e 3 por NCL. [Figura 9] A Figura 9 é um cromatograma em um comprimento de onda de 220 nm em cada estágio de ligação de fragmentos 2 e 3 e Fragmento 1 por NCL. [Figura 10] A Figura 10 é um cromatograma em um comprimento de onda de 220 nm em separação de OMSVP3 glicosilado dobrado por HPLC. [Figura 11] A Figura 11 é um espectro de RMN de Fração B na Figura 10. [Figura 12] A Figura 12 é um espectro de CD de Fração B na Figura 10. [Figura 13] A Figura 13 mostra os resultados de medição da atividade inibidora de cada uma das frações na Figura 10 contra quimiotripsina. [Figura 14] A Figura 14 mostra Fragmento 2' (tioésterifiçado) , que é usado para a síntese química de OMSVP3 não glicosilado. [Figura 15] A Figura 15 é um cromatograma em um comprimento de onda de 220 nm em cada estágio da síntese de fragmento 2'. [Figura 16] A Figura 16 é um cromatograma em um comprimento de onda de 220 nm em cada estágio de ligação de fragmento 2' e Fragmento 3 por NCL. [Figura 17] A Figura 17 é um cromatograma em um comprimento de onda de 220 nm em cada estágio de ligação de fragmentos 2' e 3 e Fragmento 1 por NCL. [Figura 18] A Figura 18 é um cromatograma em um comprimento de onda de 220 nm em separação de OMSVP3 não glicosilado dobrado por HPLC. [Figura 19] A Figura 19 é um espectro de RMN de Fração F na Figura 18. [Figura 20] A Figura 20 é um espectro de CD de Fração F na Figura 18. [Figura 21] A Figura 21 mostra os resultados de medição da atividade inibidora de cada uma das frações na Figura 18 contra quimiotripsina. [Figura 22] A Figura 22 mostra uma curva de calibragem de Fração F. [Figura 23] A Figura 23 mostra o percentual de inibição de Frações A a D contra quimiotripsina. [Figura 24] A Figura 24 mostra os valores de IC50 de Frações A a D. [Figura 25] A Figura 25 mostra o percentual de inibição de Frações E a H contra quimiotripsina. [Figura 26] A Figura 26 mostra os valores de IC50 de Frações E a H. [Figura 27] A Figura 27 mostra um espectro de CD de Fração B em várias temperaturas. [Figura 28] A Figura 28 mostra um espectro de CD de Fração F em várias temperaturas. [Figura 29] A Figura 29 é um cromatograma em um comprimento de onda de 220 nm na digestão com termolisina de Fração B. [Figura 30] A Figura 30 mostra os resultados de análise espectrométrica de massa de fragmentos de peptídeo que resultam de digestão com termolisina de Fração B. [Figura 31] A Figura 31 é um cromatograma em um comprimento de onda de 220 nm em digestão com termolisina de Fração F. [Figura 32] A Figura 32 mostra os resultados de análise espectrométrica de massa de fragmentos de peptídeo que resultam de digestão com termolisina de Fração F. [Figura 33] A Figura 33 mostra os resultados de determinação da posição de uma ligação de dissulfeto por digestão com termolisina de Fração B. [Figura 34] A Figura 34 mostra os resultados de determinação da posição de uma ligação de dissulfeto por digestão com termolisina de Fração F. [Figura 35] A Figura 35 mostra a curva de calibragem do peptídeo de substrato. [Figura 36] A Figura 36 mostra o gráfico de Michaelis- Menten do peptídeo de substrato. [Figura 37] A Figura 37 mostra a taxa de reação do peptídeo de substrato por unidade de tempo.
Descrição detalhada das modalidades preferidas
A seguir, serão descritas modalidades preferidas da presente invenção.
Como aqui usado, uma "proteína" não é particularmente limitada desde que ela seja uma montagem de uma pluralidade de aminoácidos ligados por uma ligação de amida, e inclui uma proteína conhecida, uma nova proteína, e uma proteína modificada. Em uma modalidade preferida, na porção de proteína da glicoproteína obtida pelo método de produção da presente invenção, vários aminoácidos são ligados pela mesma ligação de amida que a proteína de ocorrência natural (ligação de peptídeo) . A proteína como aqui usada tem comprimento suficiente para ser dobrada em uma estrutura de ordem superior predeterminada.
Como aqui usado, uma "proteína modificada" refere-se a uma proteína naturalmente ou artificialmente modificada. Exemplos de tal modificação incluem alquilação, acilação (por exemplo, acetilação), amidação (por exemplo, amidação do terminal C de uma proteína), carboxilação, formação de um éster, formação de uma ligação de dissulfeto, glicosilação, lipidação, fosforilação, hidroxilação, e ligação de um composto de rotulagem, que são aplicados a um ou mais resíduos de aminoácido de uma proteína.
O termo "peptídeo" como aqui usado é usado como um sinônimo para proteína em princípio. No entanto, ele também pode ser usado para referir-se a uma parte de uma proteína e uma cadeia de aminoácido relativamente curta que não forma uma estrutura de ordem superior.
Como aqui usado, um "aminoácido" é usado no sentido mais amplo, e exemplos deste incluem, além de aminoácido de ocorrência natural como serina (Ser), asparagina (Asn), valina (Vai), leucina (Leu), isoleucina (Ile), alanina (Ala), tirosina (Tyr), glicina (Gly), lisina (Lys), arginina (Arg), histidina (His), ácido aspártico (Asp), ácido glutâmico (Glu), glutamina (Gin), treonina (Thr), cisteína (Cys), metionina (Met), fenilalanina (Phe), triptofano (Trp) e prolina (Pro), um aminoácido de ocorrência não natural como um mutante e um derivado de um aminoácido. Aqueles habilitados na técnica devem compreender em consideração à definição ampla acima que exemplos de um aminoácido usado na presente invenção incluem um aminoácido L; um aminoácido D; um aminoácido quimicamente modificado como um mutante e um derivado de um aminoácido; um aminoácido não constituinte de proteína no corpo como norleucina, β-alanina e ornitina; e um composto quimicamente sintetizado que tem características de um aminoácido que é conhecido por aqueles habilitados na técnica. Exemplos de um aminoácido de ocorrência não- natural incluem um a-metilaminoácido (por exemplo, a- metilalanina), um aminoácido D, um aminoácido semelhante a histidina (por exemplo, 2-amino-histidina, β-hidroxil- histidina, homohistidina, a-fluormetil-histidina e a- metil-histidina), um aminoácido que tem um metileno extra na cadeia lateral (um "homo" aminoácido), e um aminoácido em que um grupo funcional de ácido carboxílico na cadeia lateral é substituído com um grupo de ácido sulfônico (por exemplo, um ácido cistéico).
Em uma modalidade preferida, a porção de proteína da glicoproteína obtida pelo método de produção da presente invenção é inteiramente composta de aminoácidos que estão presentes no corpo como aminoácidos constituintes de uma proteína ou uma glicoproteína.
Como aqui usado, uma "glicoproteína" não é particularmente limitada, uma vez que ela é um composto obtido por adição de pelo menos uma cadeia de açúcar à proteína anteriormente mencionada, e inclui uma glicoproteína conhecida e uma nova glicoproteína. O termo "glicopeptídeo" como aqui usado é usado como um sinônimo para glicoproteína em princípio. No entanto, ele também pode ser usado para indicar uma parte de uma glicoproteína e um peptídeo obtido por ligação de uma cadeia de açúcar ao peptídeo anteriormente mencionado.
Em uma modalidade preferida, a glicoproteína obtida pelo método de produção da presente invenção é uma proteína que tem uma cadeia de açúcar ligada em N ou uma cadeia de açúcar ligada em O, e exemplos destas incluem uma parte ou todo de um peptídeo como eritropoietina, interleucina, interferon-β, um anticorpo, proteína-3 quimiotática de monócito (MCP-3), e uma proteína ovomucóide.
Em uma glicoproteína, uma cadeia de açúcar e um resíduo de aminoácido da proteína podem ser ligados diretamente ou por meio de um vinculador. Embora nenhuma limitação particular seja imposta sobre o sítio de ligação da cadeia de açúcar e o aminoácido, um aminoácido é preferivelmente ligado à extremidade de redução da cadeia de açúcar.
Nenhuma limitação particular é imposta sobre o tipo de aminoácido ao qual uma cadeia de açúcar é ligada, e uma cadeia de açúcar pode ser ligada a um aminoácido de ocorrência natural ou um aminoácido de ocorrência não natural. A partir do ponto de vista de que a glicoproteína tem a mesma estrutura ou estrutura similar a uma glicoproteína presente no corpo, a cadeia de açúcar é preferivelmente ligada a Asn como uma cadeia de açúcar ligada em N ou a Ser ou Thr como uma cadeia de açúcar ligada em O. Particularmente, no caso de uma cadeia de açúcar ligada em N, a glicoproteína obtida pelo método de produção da presente invenção é preferivelmente uma glicoproteína que tem uma estrutura em que uma cadeia de açúcar é ligada a Asn, e um aminoácido (X) diferente de prolina é ligado ao terminal C da Asn por uma ligação de amida (ligação de peptídeo) , e, adicionalmente, Thr ou Ser é ligada ao terminal C de X por uma ligação de amida (ligação de peptídeo) (-Asn glicosilada-X-Thr/Ser-). Quando a cadeia de açúcar e o aminoácido são ligados por meio de um vinculador, do ponto de vista de uma propriedade de fácil ligação ao vinculador, o aminoácido ao qual a cadeia de açúcar é ligada é preferivelmente um aminoácido que tem dois ou mais grupos carboxil em sua molécula como ácido aspártico e ácido glutâmico; um aminoácido que tem dois ou mais grupos amino em sua molécula como lisina, arginina, histidina e triptofano; um aminoácido que tem um grupo hidroxil em sua molécula como serina, treonina e tirosina; um aminoácido que tem um grupo tiol em sua molécula como cisteína; ou um aminoácido que tem um grupo amida em sua molécula como asparagina e glutamina. Particularmente, do ponto de vista de reatividade, ácido aspártico, ácido glutâmico, lisina, arginina, serina, treonina, cisteína, asparagina ou glutamina é preferível.
Quando uma cadeia de açúcar e um aminoácido são ligados por meio de um vinculador em uma glicoproteína, as substâncias usadas na técnica podem ser amplamente usadas como o vinculador, e exemplos destes incluem: -NH- (CO) - (CH2)a-CH2- em que a é um número inteiro, e, embora nenhuma limitação particular seja imposta, desde que ele não bloqueie a função pretendida do vinculador, ele é preferivelmente um número inteiro de 0 a 4; Ci-io polimetileno; e -CH2-R3- em que R3 é um grupo produzido por remoção de um átomo de hidrogênio de um grupo selecionado do grupo que consiste em alquil, alquil substituído, alquenil, alquenil substituído, alquinil, alquinil substituído, aril, aril substituído, um grupo de carbono cíclico, um grupo de carbono cíclico substituído, um grupo heterocíclico e um grupo heterocíclico substituído.
Como aqui usado, uma "cadeia de açúcar" engloba, além de um composto que consiste em uma cadeia de dois ou mais açúcares unitários (monossacarideo e/ou um derivado deste), um composto que consiste em açúcar unitário único (monossacarídeo e/ou um derivado deste). Exemplos de tal cadeia de açúcar incluem amplamente, sem limitação, monossacarídeos e polissacarídeos contidos no corpo (glicose, galactose, manose, fucose, xilose, N- acetilglicosamina, N-acetilgalactosamina, ácido siálico, bem como um complexo e um derivado desses monossacarídeos e polissacarídeos), e também um polissacarídeo decomposto, uma glicoproteína, proteoglicano, glicosaminoglicano, e uma cadeia de açúcar decomposta, ou derivados de uma molécula biológica complexa como um glicolipídeo. Quando dois ou mais açúcares unitários são ligados em uma cadeia, os açúcares unitários são ligados um ao outro por meio de condensação por desidratação da ligação de glicosídeo. A cadeia de açúcar pode ser linear ou ramificada.
Além disso, como aqui usado, uma "cadeia de açúcar" engloba um derivado de uma cadeia de açúcar. Exemplos de um derivado de uma cadeia de açúcar incluem, sem limitação, uma cadeia de açúcar que tem, como o açúcar constituinte da cadeia de açúcar, um açúcar que tem um grupo carboxil (por exemplo, ácido aldônico que é convertido em um ácido carboxílico através de oxidação da posição C-l (por exemplo, ácido D-glucônico que resulta da oxidação de D- glicose), ácido urônico que tem seu átomo de C terminal convertido em um ácido carboxílico (por exemplo, ácido D- glicurônico que resulta da oxidação de D-glicose), um açúcar que tem um grupo amino ou um derivado de um grupo amino (por exemplo, um grupo amino acetilado) (por exemplo, N-acetil-D-glicosamina e N-acetil-D-galactosamina), um açúcar que tem tanto um grupo amino quanto um grupo carboxil (por exemplo, ácido N-acetilneuramínico (ácido siálico) e ácido N-acetilmurâmico), um açúcar desoxilado (por exemplo, 2-desoxi-D-ribose), um açúcar sulfatado que contém um grupo de ácido sulfúrico, e um açúcar fosforilado que contém um grupo fosfato.
A cadeia de açúcar da presente invenção é preferivelmente uma cadeia de açúcar que está presente como um açúcar complexo no corpo (como uma glicoproteína (ou um glicopeptídeo), um proteoglicano e um glicolipídeo), e preferivelmente uma cadeia de açúcar ligada em N, uma cadeia de açúcar ligada em O, e outros, que são uma cadeia de açúcar ligada a uma proteína (ou um peptideo) para formar uma glicoproteína (ou um glicopeptídeo) no corpo. Em uma glicoproteína que tem uma cadeia de açúcar ligada em O,
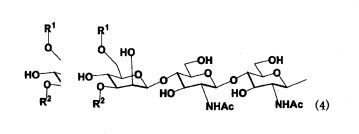
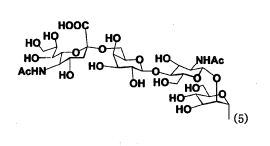
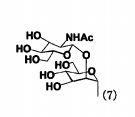
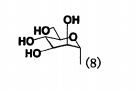
N-acetilgalactosamina (GalNAc), N-acetilglicosamina (GlcNAc), xilose, fucose e outros são ligados a Ser ou Thr de um peptídeo através de uma ligação O-glicosídica, e uma cadeia de açúcar é também adicionada a ela. Exemplos de uma cadeia de açúcar ligada em N incluem tipo alta manose, um tipo em complexo e um tipo híbrido, entre os quais um tipo em complexo é preferível. Na presente invenção, um exemplo de uma cadeia de açúcar preferível é uma representada pela seguinte fórmula (4). [Fórmula 1]
em que R1 e R2 são independentemente um átomo de hidrogênio ou um grupo representado pelas fórmulas (5) a (8) . [Fórmula 2]
[Fórmula 3]
[Fórmula 4]
[Fórmula 5]
Quando se considera a aplicação do método de produção de uma glicoproteína da presente invenção ao campo de produção de um produto farmacêutico e outros, do ponto de vista de evitar possivelmente um problema de antigenicidade e outros, exemplos de uma cadeia de açúcar preferível incluem uma cadeia de açúcar que tem a mesma estrutura que uma cadeia de açúcar que é ligada a uma proteína e presente como uma glicoproteína no corpo humano (por exemplo, a cadeia de açúcar descrita em FEBS LETTERS Vol. 50, No. 3, Feb. 1975) (uma cadeia de açúcar que tem o mesmo tipo de açúcares constituintes e o mesmo padrão de ligação desses açúcares constituintes) ou uma cadeia de açúcar obtida por eliminação de um ou mais açúcares da extremidade não redutora da cadeia de açúcar acima.
Nenhuma limitação particular é imposta sobre o número de cadeias de açúcar a serem adicionadas em uma glicoproteína desde que ele seja um ou mais; no entanto, do ponto de vista de uma glicoproteína que tem uma estrutura similar a uma glicoproteína presente no corpo, o número de cadeias de açúcar a serem adicionadas deve ser mais preferível se ele for aproximadamente o mesmo número que uma glicoproteína presente no corpo.
No método de produção de uma glicoproteína da presente invenção, uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar é usada. Na presente invenção, a estrutura da cadeia de açúcar em uma glicoproteína sendo uniforme significa que, quando as glicoproteínas são comparadas entre elas, o sítio de adição de cadeia de açúcar em um peptideo, o tipo de cada açúcar constituinte da cadeia de açúcar, a ordem de ligação e o padrão de ligação de açúcares são os mesmos em pelo menos 90% ou mais, preferivelmente 95% ou mais, mais preferivelmente 99% ou mais da cadeia de açúcar.
Além disso, na presente invenção, a seqüência de aminoácidos em uma glicoproteína sendo uniforme significa que, quando glicoproteínas são comparadas entre elas, o tipo de aminoácido na proteína, a ordem de ligação e o padrão de ligação de aminoácidos são os mesmos. Entretanto, desde que uma glicoproteína dobrada tenha uma atividade predeterminada, as propriedades acima apontadas podem ser as mesmas em pelo menos 90% ou mais, preferivelmente 95% ou mais, mais preferivelmente 99% ou mais da glicoproteína.
A glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar a ser usada na presente invenção pode ser produzida por incorporação de uma etapa de adição de uma cadeia de açúcar em um método de produção de um peptídeo conhecido por aqueles habilitados na técnica como síntese de fase sólida, síntese de fase líquida, síntese por células, e um método de separação e extração de uma de ocorrência natural. Em relação ao método de produção de uma cadeia de açúcar a ser usado na etapa de adição de uma cadeia de açúcar, por exemplo, Publicações Internacionais Nos. W003/008431, W02004/058984, W02004/008431, W02004/058824, W02004/070046, W02007/011055, e outros, podem ser referidos.
Em uma modalidade preferida da presente invenção, pelo menos uma parte da glicoproteína que tem aminoácido uniforme e cadeia de açúcar é produzida pelo método a seguir. O panfleto de W02004/005330 também pode ser referido para o método mostrado abaixo.
Primeiramente, (1) um grupo hidroxil de uma resina que tem um grupo hidroxil é esterificado com um grupo carboxil de um aminoácido que tem um grupo amino protegido com um grupo de proteção lipossolúvel ou um grupo carboxil de um aminoácido glicosilado que tem um grupo amino protegido com um grupo de proteção lipossolúvel. Naquele caso, pelo fato de o grupo amino de um aminoácido ser protegido com um grupo de proteção lipossolúvel, a auto-condensação de aminoácido é evitada e a reação de esterificação ocorrerá entre o grupo hidroxil de uma resina e o grupo carboxil de um aminoácido. Então, (2) o grupo de proteção lipossolúvel do éster produzido na etapa (1) é removido para gerar um grupo amino livre, (3) o grupo amino livre anteriormente mencionado é amidado com um grupo carboxil de um aminoácido que tem um grupo amino protegido com um grupo de proteção lipossolúvel ou um grupo carboxil de um aminoácido glicosilado que tem um grupo amino protegido com um grupo de proteção lipossolúvel, (4) depois da etapa (3) , o grupo de proteção lipossolúvel é removido para gerar um grupo amino livre, e (5) as etapas (3) e (4) são repetidas uma ou mais vezes como necessário, segundo as quais uma glicoproteína que tem um número desejado de aminoácidos ligados juntos e que tem uma ou mais cadeias de açúcar ligadas a uma posição desejada pode ser obtida. Exemplos de um aminoácido glicosilado incluem uma cadeia de açúcar ligada a asparagina em que uma cadeia de açúcar é ligada a um nitrogênio de um grupo amida na cadeia lateral de asparagina por uma ligação de N-glicosida e uma cadeia de açúcar ligada a serina ou uma cadeia de açúcar ligada a treonina em que uma cadeia de açúcar é ligada a um grupo hidroxil da cadeia lateral de serina ou treonina por uma ligação de O-glicosida.
A glicoproteína obtida pela etapa (5) é ligada a resina em uma extremidade, enquanto tem um grupo amino livre na outra extremidade. Portanto, (6) uma glicoproteína desejada pode ser produzida por divagem de uma ligação éster formada na etapa (1) por um ácido.
Como resina de fase sólida, a resina geralmente usada na síntese de fase sólida pode ser empregada, e exemplos desta incluem resina Amino-PEGA (o produto de Merck), resina de Wang (o produto de Merck) , resina HMPA-PEGA (o produto de Merck), e resina Trt Cloreto (o produto de Merck).
Além disso, um vinculador pode estar presente entre a resina Amino-PEGA e um aminoácido, e exemplos de tal vinculador incluem ácido 4-hidroximetilfenoxiacético (HMPA) e ácido 4-(4-hidroximetil-3-metoxifenoxi)-butilacético (HMPB).
Exemplos de um grupo de proteção lipossolúvel incluem, mas não são particularmente limitados a, um grupo de proteção como um grupo que contém um grupo carbonil como um grupo 9-fluorenilmetoxicarbonil (Fmoc), um grupo t- butiloxicarbonil (Boc) e um grupo aliloxicarbonil (Alloc), um grupo acil como um grupo acetil (Ac), um grupo alil e um grupo 0benzil.
Para introduzir um grupo de proteção lipossolúvel, por exemplo, quando da introdução de um grupo Fmoc, ele pode ser introduzido por realização de reações com a adição de 9-fluorenilmetil-N-succinimidil carbonato e sódio hidrogênio carbonato. A reação acima pode ser realizada a 0 a 50°C, preferivelmente temperatura ambiente, por aproximadamente uma a cinco horas.
Como um aminoácido protegido com um grupo de proteção lipossolúvel, um obtido por proteção do aminoácido anteriormente mencionado pelo método descrito como acima pode ser usado. Além disso, um aminoácido comercialmente disponível também pode ser usado. Exemplos destes incluem Fmoc-Ser, Fmoc-Asn, Fmoc-Val, Fmoc-Leu, Fmoc-Ile, Fmoc-Ala, Fmoc-Tyr, Fmoc-Gly, Fmoc-Lys, Fmoc-Arg, Fmoc-His, Fmoc-Asp, Fmoc-Glu, Fmoc-Gin, Fmoc-Thr, Fmoc-Cys, Fmoc-Met, Fmoc-Phe, Fmoc-Trp e Fmoc-Pro.
Como um catalisador de esterificação, um agente de condensOação por desidratação conhecido como 1- mesitilenossulfonil-3-nitro-l,2,4-triazol (MSNT), diciclohexilcarbodiimida (DCC) e 1,3- diisopropilcarbodiimida (DIPCDI) pode ser usado. Com relação à proporção de um aminoácido e um agente de condensação por desidratação usado, em relação a uma parte em peso do primeiro, o último é normalmente uma a 10 partes em peso, preferivelmente duas a cinco partes em peso.
Preferivelmente, uma reação de esterificação é realizada, por exemplo, por colocação de uma resina em uma coluna de fase sólida e lavagem da resina com um solvente, seguido por adição de uma solução de aminoácido. Exemplos de um solvente para lavagem incluem dimetilformamida (DMF), 2-propanol e cloreto de metileno. Exemplos de um solvente para a dissolução de um aminoácido incluem dimetil sulfóxido (DMSO), DMF e cloreto de metileno. A reação de esterif icação pode ser realizada a 0 a 50 °C, preferivelmente temperatura ambiente, por aproximadamente 10 minutos a 30 horas, preferivelmente 15 minutos a 24 horas.
Nesse momento, é também preferível cobrir qualquer grupo funcional que não reagiu na fase sólida por acetilação com ácido acético anidro e outros.
A remoção de um grupo de proteção lipossolúvel pode ser realizada, por exemplo, por tratamento com uma base. Exemplos de uma base incluem piperidina e morfolino. Nesse momento, a reação é preferivelmente realizada na presença de um solvente. Exemplos de um solvente incluem DMSO, DMF e metanol.
Uma reação de amidação de um grupo amino livre e um grupo carboxil de qualquer aminoácido em que o nitrogênio do grupo amino é protegido com um grupo de proteção lipossolúvel é preferivelmente realizada na presença de um ativador e um solvente.
Exemplos de um ativador incluem diciclohexilcarbodiimida (DCC), cloridrato de l-etil-3-(3- dimetilaminopropil)carbodiimida (WSC/HC1), difenilfosforil azida (DPPA), carbonildiimidazol (GDI), dietil cianofosfonato (DEPC), 1,3-diisopropilcarbodiimida (DIPCI), benzotriazol-l-il-oxi-tris-pirrolidinofosfônio hexafluorfosfato (PyBOP), 3-dietoxifosforiloxi-l,2,3- benzotriazin-4(3H)-ona (DEPBT), 1-hidroxibenzotriazol (HOBt), hidroxisuccinimida (HOSu), dimetilaminopiridina (DMAP), l-hidroxi-7-azabenzotriazol (HOAt), 3-hidroxi-4- oxo-3,4-dihidro-5-azabenzo-l,2,3-triazina (HODhbt), hidroxiftalimida (HOPht), pentafluorfenol (Pfp-OH), 2-(1H- benzotriazol-l-il)-1,1,3,3-tetrametilurônio hexafluorfosfato (HBTU), 0-(7-azabenzotriazol-l-il)- 1,1,3,3-tetrametilurônio hexafluorfosfonato (HATU) e 0- benzotriazol-l-il-1,1,3,3-tetrametilurônio tetrafluorborato (TBTU).
O ativador é preferivelmente usado em uma quantidade de um a 20 equivalentes, preferivelmente um a 10 equivalentes, mais preferivelmente um a cinco equivalentes em relação a qualquer aminoácido em que o nitrogênio do grupo amino é protegido com um grupo de proteção lipossolúvel.
Embora as reações prossigam com o uso apenas dos ativadores anteriormente mencionados, a amina é preferivelmente usada em combinação como um agente suplementar. Exemplos de amina incluem diisopropiletilamina (DIPEA), N-etilmorfolino (NEM), N-metilmorfolino (NMM) e N- metilimidazol (NMI). O agente suplementar é preferivelmente usado em uma quantidade de um a 20 equivalentes, preferivelmente um a 10 equivalentes, mais preferivelmente um a cinco equivalentes em relação a qualquer aminoácido em que o nitrogênio do grupo amino é protegido com um grupo de proteção lipossolúvel.
Exemplos de um solvente incluem DMSO, DMF e cloreto de metileno. A reação pode ser realizada a 0 a 50°C, preferivelmente temperatura ambiente, por aproximadamente 10 minutos a 30 horas, preferivelmente aproximadamente 15 minutos a 24 horas. Também nesse momento, é preferível cobrir qualquer grupo amino que não reagiu na fase sólida por acetilação com ácido acético anidro e outros. 0 grupo de proteção lipossolúvel pode ser removido em uma maneira similar como acima.
A clivagem de uma cadeia de peptídeo a partir da resina é preferivelmente processada com um ácido. Exemplos de um ácido incluem ácido trifluoracético (TFA) e fluoreto de hidrogênio (HF) . Nesse momento, um vinculador entre o grupo de proteção lipossolúvel em um aminoácido e a resina pode produzir uma espécie catiônica altamente reativa. Portanto, para capturar tal espécie catiônica, um reagente nucleofílico é preferivelmente adicionado. Exemplos de um reagente nucleofílico incluem triisopropilsilano (TIS), fenol, tioanisol e etanodiol (EDT).
Uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar pode ser produzida como se segue; dividindo-a em vários blocos de peptídeo ou blocos de glicopeptídeo e sintetizando cada bloco pelas etapas (1) a (6) , e então ligação dos blocos assim sintetizados juntos pelo de método de ligação.
Como aqui usado, o "método de ligação" engloba Ligação Química Nativa (NCL) como descrito na Publicação Internacional No. WO96/34878, e ele também engloba a aplicação da Ligação Química Nativa a um peptideo incluindo aminoácidos de ocorrência não natural e derivados de aminoácido. De acordo com o método de ligação, uma proteína que tem uma ligação de amida natural (ligação de peptideo) no sítio de ligação pode ser produzida.
A conexão por ligação pode ser aplicada para conectar entre qualquer peptídeo-peptídeo, peptídeo-glicopeptídeo e glicopeptídeo-glicopeptídeo; no entanto, é necessário que um de dois peptídeos ou glicopeptídeos a serem ligados tenha um resíduo de cisteína em seu terminal N e o outro tenha uma porção a-carboxitioéster em seu terminal C.
Para que cada peptideo ou glicopeptídeos tenha um resíduo de cisteína em seu terminal N, por exemplo, quando do desenho de cada bloco de peptideo ou glicopeptídeo, a divisão pode ser feita no lado do terminal N de um resíduo de cisteína contido em uma glicoproteína a ser produzida como um produto final.
Um peptideo ou glicopeptídeo que tem uma porção a- carboxitioéster em seu terminal C pode ser produzido pelo método conhecido por aqueles habilitados na técnica como o método descrito na Publicação Internacional No. WO96/34878.
Por exemplo, como será descrito nos Exemplos posteriormente, um peptideo protegido (ou glicopeptídeo) em que a cadeia lateral do aminoácido e o aminoácido N- terminal são protegidos é obtido pelo método de síntese de fase sólida, e o grupo carboxil no terminal C desse peptídeo protegido (ou glicopeptídeo) é condensado com benzil mercaptano em uma fase líquida, com o uso de benzotriazol-l-il-oxi-tris-pirrolidino-fosfônio hexafluorfosfato (PyBOP)/DIPEA como um agente de condensação, e então o peptídeo resultante (ou glicopeptídeo) é desprotegido com o uso de uma solução a 95% TFA, em que um peptídeo (ou glicopeptídeo) que tem um a-carboxitioéster em seu terminal C pode ser obtido.
O método de ligação pode ser realizado pelo método conhecido por aqueles habilitados na técnica como o método descrito na Literatura de Patente 1, ou em referência à descrição dos Exemplos a serem apresentados posteriormente. Por exemplo, um primeiro peptídeo que tem uma porção a- carboxitioéster representada por -C(=O)-SR em seu terminal C e um segundo peptídeo que tem um resíduo de aminoácido que tem um grupo -SH em seu terminal N são preparados em referência à descrição anteriormente mencionada. Embora nenhuma limitação particular seja imposta em R no primeiro peptídeo desde que ele não bloqueie uma reação de troca de tiol e se torne um grupo abandonador em uma reação de substituição nucleofílica realizada no grupo carbonil, ele é preferivelmente selecionado de um tipo benzil como benzil mercaptano, um tipo aril como tiofenol, 4-(carboximetil)- tiofenol, um tipo alquil como 2-mercaptoetanossulfonato e 3-mercaptopropionamida, e outros. Além disso, embora o grupo -SH no terminal N do segundo peptídeo possa ser protegido com um grupo de proteção como desejado, esse grupo de proteção é removido em um ponto desejado na reação antes de ela prosseguir para a reação de ligação abaixo descrita, e o segundo peptideo que tem um grupo -SH em seu terminal N reage com o primeiro peptideo. Por exemplo quando um grupo de proteção é um que será espontaneamente removido nas condições em que ocorre a ligação, como um grupo dissulfeto, o segundo peptideo protegido com um grupo de proteção pode ser usado desse modo na reação de ligação seguinte.
Esses dois peptídeos são misturados em uma solução como um tampão de 100 mM fosfato na presença de tiol catalítico como ácido 4-mercaptofenil acético, benzil mercaptano e tiofenol. Preferivelmente, a reação é realizada na proporção de 0,5 a dois equivalentes do segundo peptideo e cinco equivalentes de tiol catalítico em relação a um equivalente do primeiro peptideo. A reação é preferivelmente realizada nas condições de um pH de aproximadamente 6,5 a 7,5 e uma temperatura de aproximadamente 20 a 40 °C por aproximadamente uma a 3 0 horas. 0 progresso da reação pode ser confirmado por uma técnica conhecida de uma combinação de HPLC, MS, e outros.
À reação acima, um agente de redução como ditiotreitol (DTT) e cloridrato de tris-2-carboxietilfosfino (TCEP) é adicionado para suprimir uma reação colateral, e o produto resultante é submetido à purificação se desejado, em que o primeiro peptideo e o segundo peptideo podem ser unidos.
Quando o peptideo que tem uma porção de carboxitioéster (-C=O-SR) em seu terminal C tem diferentes grupos R, a ordem da reação de ligação pode ser manipulada (referência a Protein Science (2007), 16: 2056-2064, e outros), que pode ser levado em consideração quando a ligação é realizada várias vezes. Por exemplo, quando um grupo aril, um grupo benzil e um grupo alquil são presentes como R, a reação de ligação prossegue geralmente nessa ordem.
Como aqui usado, a "estrutura de ordem superior" de uma proteína refere-se a uma conformação de uma proteína que engloba a estrutura secundária como uma estrutura em a- hélice e uma estrutura em folha β ou uma estrutura como uma helicoidal aleatória, a estrutura terciária em que a estrutura secundária é espacialmente dobrada por uma ligação de hidrogênio, uma ligação de dissulfeto, uma ligação iônica, uma interação hidrofóbica, e outros, de modo a formar uma conformação estável, e a estrutura quaternária que é formada por montagem de uma pluralidade de cadeias de polipeptídeo como subunidades. A estrutura de ordem superior da proteína é preferivelmente uma estrutura necessária para que a proteína exiba sua função no corpo. A estrutura de ordem superior de uma proteína pode ser analisada por cristalografia de raios X, RMN e outros.
Como aqui usado, glicoproteína que tem estrutura de ordem superior uniforme significa que, quando em comparação entre as glicoproteínas, a estrutura de ordem superior da porção de proteína da glicoproteína é substancialmente a mesma. A estrutura de ordem superior sendo substancialmente a mesma significa que pelo menos 90% ou mais, preferivelmente 95% ou mais, mais preferivelmente 99% ou mais da estrutura são uniformes. A glicoproteína que tem estrutura de ordem superior uniforme tem qualidade estável, e assim é preferível particularmente em um campo como a produção de produto farmacêutico e o ensaio. O fato de a estrutura de ordem superior de uma glicoproteína contida em uma fração arbitrária ser ou não uniforme pode ser confirmado, por exemplo, por uma análise de RMN, uma medição de CD e mapeamento de dissulfeto.
Como aqui usado, o "dobramento" significa que a porção da proteína de uma glicoproteína é dobrada em uma estrutura de ordem superior específica. Embora aqueles habilitados na técnica possam realizar adequadamente o dobramento de uma glicoproteína por um método conhecido ou um método equivalente, exemplos de tal método incluem o método de diálise, o método de diluição e o método de inativação. O método de diálise é um método para o dobramento de um peptídeo em uma estrutura de ordem superior predeterminada em que um agente de desnaturação de proteína (agente de desdobramento) é adicionado previamente, depois do que a mistura resultante é gradualmente diluída por diálise de modo a ser substituída por um tampão e outros. Exemplos de um agente de desdobramento incluem cloridrato de guanidina e uréia. Além disso, o método de diluição é um método para o dobramento de um peptídeo em uma estrutura de ordem superior em que, depois da adição de um agente de desnaturação de proteína, a mistura resultante é diluída por um tampão e outros em uma maneira em etapas ou de uma só vez. O método de inativação é um método para o dobramento de um peptídeo em uma estrutura de ordem superior em que, depois da adição de um agente de desnaturação de proteína, um segundo agente que inativa o agente de desnaturação é adicionado em etapas ou de uma só vez.
Na presente invenção, a "atividade fisiológica predeterminada" pode ser selecionada dentre atividades fisiológicas de uma glicoproteína que tem uma estrutura de ordem superior que é obtida com boa reprodutibilidade em uma proporção constante quando dobrada. Tal atividade fisiológica pode ser obtida por dobramento de uma glicoproteína alvo previamente por um método similar às etapas (a) e (b) a serem descritas posteriormente e fracionamento dela por cromatografia em coluna, e coleta do eluente que corresponde ao pico principal, e então medição da atividade fisiológica da glicoproteína contida naquela fração. Aqui, o pico principal significa um pico obtido com boa reprodutibil idade quando as etapas (a) e (b) são realizadas repetidamente. A atividade fisiológica pode ser medida por um método conhecido por aqueles habilitados na técnica dependendo da glicoproteína alvo.
No "método para a produção de uma glicoproteína que tem seqüência de aminoácidos uniforme, estrutura de cadeia de açúcar e estrutura de ordem superior" de acordo com a presente invenção, primeiramente na etapa (a) , uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar é dobrada. Na solução que contém a glicoproteína dobrada, uma mistura de glicoproteínas com diferentes estruturas de ordem superior está presente, que contém uma com ou sem uma atividade predeterminada.
Então, na etapa (b), a glicoproteína dobrada é fracionada por cromatografia em coluna. Embora nenhuma limitação particular seja imposta sobre a cromatografia em coluna desde que ela possa separar uma glicoproteína que tem diferente estrutura de ordem superior, por exemplo, cromatografia líquida de alta performance (HPLC) pode ser usada. Embora aqueles habilitados na técnica possam selecionar adequadamente as condições como o tipo da fase sólida e a fase móvel e a taxa de fluxo externo de cromatografia em coluna de acordo com a glicoproteína a ser separada, por exemplo, cromatografia de fase reversa tipo ODS, cromatografia de fase normal, coluna de afinidade, coluna de filtração a gel, coluna de troca iônica e outros podem ser usadas.
Na etapa (c), a atividade da glicoproteína contida em cada uma das frações do eluado da cromatografia em coluna é medida e a fração que tem uma atividade predeterminada é coletada, segundo a qual a glicoproteína que tem seqüência de aminoácidos uniforme, estrutura de cadeia de açúcar e estrutura de ordem superior pode ser obtida. Alternativamente, o método de produção de glicoproteína da presente invenção preferivelmente inclui, depois da etapa (c) , (d) desdobramento de glicoproteína contida em uma fração não coletada na etapa (c) anteriormente mencionada, (e) redobramento da glicoproteína desdobrada; (f) fracionamento da glicoproteína redobrada por cromatografia em coluna e coleta da fração que tem a atividade desejada anteriormente mencionada; e (g) repetição das etapas (d) a (f) como necessário.
A fração que contém a glicoproteína a ser desdobrada na etapa (d) também contém a estrutura de ordem superior desprovida de atividade predeterminada. Além disso, como a fração que contém uma mistura de dois ou mais tipos de glicoproteínas que têm uma atividade predeterminada não exibe um nível predeterminado de atividade, tal fração é também incluída na fração a ser submetida ao desdobramento.
Embora a glicoproteína possa ser desdobrada por um método conhecido por aqueles habilitados na técnica, exemplos de tal método incluem um método de adição de um agente de desdobramento (agente de desnaturação de proteína) como cloridrato de guanidina e uréia e um método de adição, além do agente acima apontado, um agente de redução como ditiotreitol (DTT) e mercaptoetanol.
As etapas (e) e (f) podem ser realizadas por um método similar às etapas (a) a (c) anteriormente mencionadas.
Como acima descrito, por realização das etapas (d) a (f) , a glicoproteína contida em uma fração desprovida de atividade predeterminada é desdobrada uma vez e então redobrada, e assim a glicoproteína pode ser convertida possivelmente em uma estrutura de ordem superior que tem uma atividade predeterminada em uma proporção constante. Desse modo, a glicoproteína com uma estrutura de ordem superior que tem uma atividade predeterminada pode ser maximamente coletada.
"Um método para a escolha de uma glicoproteína" de acordo com a presente invenção inclui (i) dobramento de uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar, (ii) fracionamento da glicoproteína dobrada por cromatografia em coluna, e (iii) medição de uma atividade de cada uma das frações para determinar se ela tem ou não uma atividade predeterminada.
As etapas (i) e (ii) podem ser realizadas de modo similar às etapas (a) e (b) anteriormente mencionadas. Como acima descrito, na solução que contém a glicoproteína dobrada que tem seqüência de aminoácidos uniforme e cadeia de açúcar, uma mistura de glicoproteínas com várias estruturas de ordem superior está presente. Consequentemente, depois do fracionamento por cromatografia em coluna, a atividade de cada uma das frações é medida de modo a determinar se ela tem ou não uma atividade predeterminada, segundo a qual apenas a glicoproteína que tem estrutura de ordem superior uniforme e que tem uma atividade fisiológica predeterminada pode ser selecionada e purificada.
A presente invenção também fornece um método para a obtenção de um mistura de glicoproteína que tem uma atividade fisiológica desejada. Esse método inclui (A) dobramento de uma glicoproteína que tem seqüência de aminoácidos uniforme e cadeia de açúcar, (B) fracionamento da glicoproteína dobrada por cromatografia em coluna, (C) medição de uma atividade de cada uma das frações, e (D) determinação de uma proporção de mistura das frações com as quais uma atividade desejada pode ser obtida e mistura das frações de acordo com a proporção assim obtida.
As etapas (A) e (B) podem ser realizadas de modo similar às etapas (a) e (b) anteriormente mencionadas. As etapas (A) e (B) geram uma glicoproteína que tem seqüência de aminoácidos uniforme, estrutura de cadeia de açúcar e estrutura de ordem superior, e que tem uma atividade predeterminada. Conseqüentemente, a glicoproteína pode ser misturada em uma proporção predeterminada para obter uma mistura de glicoproteína que tem uma atividade predeterminada.
Os termos como aqui usados são apresentados para explicar uma modalidade específica sem qualquer intenção de limitar a invenção.
Além disso, a menos que o contexto necessite claramente, os termos "compreende, contém, inclui ou engloba" como aqui usados referem-se à presença de uma matéria descrita (um membro, uma etapa, um fator, um número, e outros) e esses termos não excluem a presença de outras matérias (um membro, uma etapa, um fator, um número, e outros).
A menos que não haja uma definição alternativa, todos os termos aqui usados (incluindo termos técnicos e termos científicos) têm o mesmo significado que o amplamente compreendido por aqueles habilitados no campo ao qual a presente invenção pertence. A menos que uma definição alternativa não seja claramente indicada, os termos aqui usados devem ser interpretados como tendo o significado que é consistente com o significado como na presente especificação e um campo técnico relevante, mas não devem ser idealizados ou interpretados no sentido excessivamente formalizado.
A modalidade da presente invenção pode ser explicada com referência a um diagrama esquemático; no entanto, no caso de um diagrama esquemático, o diagrama pode ser apresentado em uma maneira exagerada de modo a explicar claramente a invenção.
Embora os termos como primeiro e segundo sejam usados para expressar vários fatores, deve ser entendido que esses fatores não são limitados por tais termos. Esses termos são usados apenas para distinguir um fator de outro, e, por exemplo, é possível descrever um primeiro fator como um segundo fator e, de modo similar, para descrever um segundo fator como um primeiro fator sem fugir do escopo da presente invenção.
A seguir, a presente invenção será descrita em maiores detalhes em referência a Exemplos. No entanto, a presente invenção pode ser realizada em várias modalidades, e ela não deve ser interpretada como limitada aos Exemplos aqui apresentados. Exemplos Exemplo 1 - Síntese química do terceiro domínio de ovomucóide de pavão prateado (aqui, pode ser referido como OMSVP3) 1. Síntese química do terceiro domínio do ovomucóide de pavão prateado que tem seqüência de aminoácidos uniforme e cadeia de açúcar Três fragmentos como mostrado na Figura 1 foram sintetizados e então ligados por NCL para sintetizar um terceiro domínio do ovomucóide de pavão prateado que tem seqüência de aminoácidos uniforme e cadeia de açúcar. Fragmentos 1 a 3 são mostrados nas Figuras 2 a 4. Instrumentos usados 1H-RMN foi medido por AVANCE 600 (mostrado como 600 MHz) de Bruker Corporation. Para a medição de espectro de massa ESI, Esquire 3000 plus. de Brucker Daltonics Corporation foi usado. Para a medição de espectro de CD, J-820 e J-805 de JASCO Corporation foram usados.
Como um instrumento analítico de RP-HPLC, um fabricado por Waters Corporation, e como um detector de UV, Waters 486, um detector de arranjo de fotodiodo (Waters 2996), e Waters 2487, todos foram fabricados por Waters Corporation, e como uma coluna, coluna Cadenza (Imtakt Corp., 3 μm, 4,6 x 75 mm), VydacC-18 (5 μm, 4,6 x 250 mm, 10 x 250 mm), Vydac-8 (5 μm, 10 x 250 mm), e VydacC-4 (5 μm, 4,6 x 250 mm) foram usados.
Síntese de fragmento 1
Em uma coluna de síntese de fase sólida, resina 2- clorotritil (143 mg, 200 μmol) foi colocada, e então foi suficientemente lavada com cloreto de metileno (DCM). Separadamente, DCM (1,2 mL) que tem Fmoc-Leu (212,1 mg, 0,6 mmol) e DIPEA (272,1 μL, 1,6 mmol) dissolvidos nele foi preparado, e despejado na coluna de síntese de fase sólida carregada com a resina, seguida por agitação em temperatura ambiente por duas horas. Após agitação, a resina foi lavada com DCM:MeOH:DIPEA = 17:2:1, DCM e DMF. Subseqüentemente, o grupo Fmoc foi desprotegido com uma solução 20% piperidina/DMF (2 mL) por 20 minutos. O produto resultante foi lavado com DMF e a reação foi confirmada com teste de Kaiser. Logo depois, a extensão da cadeia de peptideo foi realizada por condensação seqüencial de aminoácidos com o uso do método mostrado abaixo.
Um aminoácido que tem um grupo amino protegido com um grupo Fmoc e HOBt (135,1 mg, 1 mmol) e DIPCI (153,9 μL, 1 mmol) foi dissolvido em DMF (4 mL) , e a solução resultante foi ativada por 15 minutos. Logo depois, a solução foi despejada na coluna de síntese de fase sólida, seguida por agitação em temperatura ambiente por uma hora. Após agitação, a resina foi lavada com DCM e DMF. O grupo Fmoc foi desprotegido com uma solução a 20% piperidina/DMF (2 mL) por 20 minutos. A operação acima foi repetida para condensar seqüencialmente aminoácidos. Como o aminoácido que tem um grupo amino protegido, Fmoc-Pro, Fmoc-Arg(Pbf), Fmoc-Tyr(tBu), Fmoc-Glu(OtBu), Fmoc-Met, Fmoc-Thr(tBu), Fmoc-Cys(Trt), Fmoc-Ala, Fmoc-Pro, Fmoc-Lys(Boc), Fmoc-Pro, Fmoc-Tyr(tBu), Fmoc-Glu(OtBu), Fmoc-Ser(tBu), Fmoc- Cys(Trt), Fmoc-Asp(OtBu), Fmoc-Val, Fmoc-Ser(tBu), Fmoc- Val, Fmoc-Ala e Fmoc-Ala foram usados, e como o último aminoácido, Boc-Leu-0H-H20 (249,3 mg, 1 mmol) , do qual um grupo de proteção pode ser removido com um ácido, foi usado. Na resina de fase sólida, um peptídeo de 23-resíduos que tem um grupo de proteção de Boc-Leu-Ala-Ala-Val- Ser(tBu)-Val-Asp(OtBu)-Cys(Trt)-Ser(tBu)-Glu(OtBu)- Tyr(tBu)-Pro-Lys(Boc)-Pro-Ala-Cys(Trt)-Thr(tBu)-Met- Glu(OtBu)-Tyr(tBu)-Arg(Pbf)-Pro-Leu (Id. de Seq. N° : 1) foi obtido. Ao peptídeo resultante, AcOH:DCM:MeOH = 5:4:1 (2 mL) foi adicionado, seguido por agitação em temperatura ambiente por três horas. Após agitação, a resina foi removida por filtração e lavada com MeOH. O filtrado foi adicionado a hexano preparado separadamente para cristalização. Depois da filtração, o cristal assim obtido foi submetido a azetropia com uma quantidade em excesso de benzeno três vezes, e então o peptídeo resultante foi liofilizado (Figura 5, superior, Note: a medição foi feita depois de desproteção). 0 peptídeo assim obtido (um peptídeo de 23-resíduos que tem um grupo de proteção como mostrado em Id. de Seq. N° : 1) (39 mg, 10 μmol), MS4A, benzil mercaptano (35,5 μL, 0,3 mmol) foram agitados em um solvente DMF (1,35 mL) sob uma corrente de argônio a -20°C por uma hora. Subseqüentemente, PyBOP (26 mg, 50 μmol) e DIPEA (8,5 μL, 50 μmol) foram adicionados à mistura resultante, seguido por agitação por duas horas. Após agitação, uma quantidade em excesso de éter dietílico foi adicionada à solução da reação para precipitar um composto, seguido por filtração. Logo depois, o precipitado assim obtido foi dissolvido em DMF. A solução resultante foi concentrada sob pressão reduzida, a qual uma solução de 95% TFA, 2,5% TIPS e 2,5% H20 (1 mL) foi adicionada, seguida por agitação em temperatura ambiente por duas horas (Figura 5, meio). A solução resultante da reação foi concentrada sob pressão reduzida e então purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente em desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água= 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% —> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) para gerar um peptídeo de 23-resíduos que tem um benzil tioéster em seu terminal C que é Leu-Ala-Ala-Val-Ser-Val-Asp-Cys-Ser-Glu- Tyr-Pro-Lys-Pro-Ala-Cys-Thr-Met-Glu-Tyr-Arg-Pro-Leu-SBn (Id. de Seq. N°: 2) (Figura 5, inferior). ESI-MS: Calc. para CII8HI8IN27O34S4: [M+2H] 2+ 1326,0, Encontrado. 1325,8
Síntese de fragmento 2
Subsequentemente, em uma coluna de síntese sólida separada, resina Amino-PEGA (o produto de Merck) (1 g, 50 μmol) foi colocada, que foi suficientemente lavada com cloreto de metileno (DCM) e DMF. A resina resultante foi suficientemente inchada em DMF. Então, ácido 4- hidroximetil-3-metoxifenoxibutírico (HMPB) (0,125 mmol), TBTU (0,125 mmol) e N-etilmorfolino (0,125 mmol) foram dissolvidos em DMF (1 ml) , e a mistura resultante foi despejada na coluna, seguida por agitação em temperatura ambiente por duas horas. A resina foi suficientemente lavada com DMF e DCM e a reação foi confirmada por teste de Kaiser. A resina foi confirmada como sendo Negativa (-) por teste de Kaiser e inchada em DCM por uma hora. Resina HMPB- PEGA foi obtida, que foi usada como um suporte sólido para a síntese de fase sólida.
Fmoc-Phe (96,9 mg, 0,25 mmol), MSNT (74 mg, 0,25 mmol) e N-metilimidazol (14,9 μl, 0,188 mmol) foram dissolvidos em DCM (1 mL), e a mistura resultante foi despejada em uma coluna de síntese de fase sólida, seguida por agitação em temperatura ambiente por duas horas. Após agitação, a resina foi lavada com DCM e DMF, e o grupo Fmoc foi desprotegido por tratamento com uma solução a 20% piperidina/DMF (1 mL) por 20 minutos. O produto resultante foi lavado com DMF e a reação foi confirmada com teste de Kaiser. Logo depois, a extensão da cadeia de peptideo foi realizada por condensação seqüencial de aminoácidos com o uso do método mostrado abaixo.
Um aminoácido que tem um grupo amino protegido com um grupo Fmoc e HOBt (33,8 mg, 0,25 mmol) e DIPCI (38,5 μL, 0,25 mmol) foram dissolvidos em DMF (1 mL) , e a solução resultante foi ativada por 15 minutos. Logo depois, a solução foi despejada na coluna de síntese de fase sólida, seguida por agitação em temperatura ambiente por uma hora.
Após agitação, a resina foi lavada com DCM e DMF. O grupo Fmoc foi desprotegido com uma solução a 20% piperidina/DMF (1 mL) por 20 minutos. A operação acima foi repetida para condensar seqüencialmente aminoácidos. Como o aminoácido que tem um grupo amino protegido, Fmoc-Asn, Fmoc-Cys(Trt), Fmoc-Lys(Boc), Fmoc-Asn, Fmoc-Gly, Fmoc-Tyr(tBu), Fmoc- Thr(tBu) e Fmoc-Lys(Boc) foram usados, e um peptídeo de 9- resíduos que tem um grupo de proteção que é Fmoc-Lys(Boc)- Thr(tBu)-Tyr(tBu)-Gly-Asn-Lys(Boc)-Cys(Trt)-Asn-Phe (Id. de Seq. N°: 3) foi obtido na resina de fase sólida. Então, 3 μmol equivalente do peptídeo de 9-resíduos na resina de fase sólida foram transferidos para outra coluna de síntese de fase sólida e o grupo Fmoc foi desprotegido com uma solução a 20% piperidina/DMF (1 mL) por 20 minutos. A resina foi suficientemente lavada com DMF e transferida para um tubo de Eppendorf. Subseqüentemente, uma cadeia de açúcar ligada a asparagina representada pela seguinte fórmula (1) (12 mg, 6 μmol) e DEPBT (3 mg, 10 μmol) foram dissolvidos em 0,20 mL de DMF: DMSO = 4:1, e a mistura resultante foi transferida para o tubo de Eppendorf. A esse tubo, DIPEA (1,02 μL, 6 μmol) foi adicionado, seguido por agitação em temperatura ambiente por 20 horas.

Após agitação, a resina foi transferida para uma coluna de síntese de fase sólida e lavada com DCM e DMF. O grupo Fmoc foi desprotegido por tratamento com uma solução a 20% piperidina/DMF (1 mL) por 20 minutos. O produto resultante foi lavado com DMF. Logo depois, a extensão da cadeia de glicopeptídeo foi realizada por condensação seqüencial de aminoácidos com o uso do método mostrado abaixo. Um aminoácido que tem um grupo amino protegido com um grupo Fmoc e HOBt (2 mg, 0,015 mmol) e DIPCI (2,3 μL, 0,015 mmol) foram dissolvidos em DMF (0,375 mL), e a solução resultante foi ativada por 15 minutos. Depois, a solução foi despejada na coluna de síntese de fase sólida, seguida por agitação em temperatura ambiente por duas horas. Após agitação, a resina foi lavada com DCM e DMF. O grupo Fmoc foi desprotegido com uma solução a 20% piperidina/DMF (1 mL) por 20 minutos. A operação acima foi repetida para condensar seqüencialmente aminoácidos. Como o aminoácido que tem um grupo amino protegido, Fmoc- Asp(OtBu), Fmoc-Ser(tBu), Fmoc-Gly e Boc-Cys(Thz) foram usados, e um peptídeo glicosilado de 14-resíduos que tem um grupo de proteção que é Boc-Cys(Thz)-Gly-Ser(tBu)- Asp(OtBu)-Asn(Oligossacarídeo)-Lys(Boc)-Thr(tBu)-Tyr(tBu)- Gly-Asn-Lys(Boc)-Cys(Trt)-Asn-Phe (Id. de Seq. N° : 4) foi obtido na resina de fase sólida. Ao peptídeo glicosilado, 1 mL de ácido acético:trifluoretanol (= 1:1) foi adicionado, seguido por agitação em temperatura ambiente por 20 horas. A resina foi removida por filtração e lavada com MeOH, e o filtrado foi concentrado sob pressão reduzida. O filtrado concentrado foi submetido a azetropia com benzeno três vezes. O resíduo assim obtido foi dissolvido e então liofilizado (Figura 6, parte sup. Note: a medição foi feita depois de desproteção).
O peptideo assim obtido (um peptideo glicosilado de 14-resíduos que tem um grupo de proteção como mostrado em Id. de Seq. N°: 4) (11,7 mg, 3 μmol), MS4A (10 mg) e benzil mercaptano (10,6 μL, 0,09 mmol) foram agitados em um solvente DMF (0,41 mL) sob uma corrente de argônio a -20°C por uma hora. Subseqüentemente, PyBOP (7,8 mg, 15 μmol) e DIPEA (2,6 μL, 15 μmol) foram adicionados à mistura resultante, seguido por agitação por duas horas. Após agitação, uma quantidade em excesso de éter dietílico foi adicionada à solução da reação para precipitar um composto, seguido por filtração. Logo depois, o precipitado assim obtido foi dissolvido em DMF. A solução resultante foi concentrada sob pressão reduzida, a qual uma solução de 95% TFA, 2,5% TIPS e 2,5% H2O (1 mL) foi adicionada, seguida por agitação em temperatura ambiente por duas horas (Figura 6, meio). A solução resultante da reação foi concentrada sob pressão reduzida e então purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% -> 54%) 15 minutos, uma taxa de fluxo de 1,0 mL/min) para gerar um peptideo glicosilado de 14-resíduos que tem um benzil tioéster em seu terminal C que é Cys(Thz)-Gly-Ser-Asp- Asn(Oligossacarídeo)-Lys-Thr-Tyr-Gly-Asn-Lys-Cys-Asn-Phe- SBn (Id. de Seq. N°: 5) (Figura 6, inferior). ESI-MS: Calc. para C133H203N23O67S3: [M+2H] 2+ 1647,1, Encontrado. 1646,6
Síntese de fragmento 3
Em uma coluna de síntese de fase sólida, resina 2- clorotritil (200 μmol) foi colocada, e foi então suficientemente lavada com cloreto de metileno (DCM). Separadamente, DCM (1,2 mL) tendo Fmoc-Cys(Trt) (351,4 mg, 0,6 mmol) e DIPEA (272,1 μL, 1,6 mmol) dissolvido nele foi preparado e despejado na coluna de síntese de fase sólida carregada com a resina, seguida por agitação em temperatura ambiente por duas horas. Após agitação, a resina foi lavada com DCM : MeOH : DIPEA =17 : 2 : 1, DCM e DMF. Subseqüentemente, o grupo Fmoc foi desprotegido por tratamento com uma solução a 20% piperidina/DMF (2 mL) por 20 minutos. O produto resultante foi lavado com DMF e a reação foi confirmada com teste de Kaiser. Logo depois, a extensão da cadeia de peptídeo foi realizada por condensação seqüencial de aminoácidos com o uso do método mostrado abaixo.
Um aminoácido que tem um grupo amino protegido com um grupo Fmoc e HOBt (135,1 mg, 1 mmol) e DIPCI (153,9 μL, 1 mmol) foram dissolvidos em DMF (4 mL) e a solução resultante foi ativada por 15 minutos. Depois, a solução foi despejada na coluna de síntese de fase sólida, seguida por agitação em temperatura ambiente por uma hora. Após agitação, a resina foi lavada com DCM e DMF. O grupo Fmoc foi desprotegido por tratamento com uma solução a 20% piperidina/DMF (2 mL) por 20 minutos. A operação acima foi repetida para condensar seqüencialmente aminoácidos. Como o aminoácido que tem um grupo amino protegido, Fmoc-Lys(Boc), Fmoc-Gly, Fmoc-Phe, Fmoc-His(Trt), Fmoc-Ser(tBu), Fmoc-Leu, Fmoc-Thr(tBu), Fmoc-Leu, Fmoc-Thr(tBu), Fmoc-Gly, Fmoc-Asn, Fmoc-Ser(tBu), Fmoc-Glu(OtBu), Fmoc-Val, Fmoc-Val, Fmoc- Ala, Fmoc-Asn e Fmoc-Cys(Trt) foram usados, e um peptídeo de 19-residuos que tem um grupo de proteção que é Cys(Trt)- Asn-Ala-Val-Val-Glu(OtBu)-Ser(tBu)-Asn-Gly-Thr(tBu)-Leu- Thr(tBu)-Leu-Ser(tBu)-His(Trt)-Phe-Gly-Lys(Boc)-Cys(Trt) (Id. de Seq. N°: 6) foi obtido na resina de fase sólida. Ao peptídeo, uma solução de 95% TFA, 2,5% TIPS e 2,5% H2O (3 mL) foi adicionada, seguida por agitação em temperatura ambiente por duas horas. Subseqüentemente, a resina foi removida por filtração e o filtrado foi concentrado sob pressão reduzida (Figura 7, superior). O filtrado concentrado foi purificado por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% —> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) para gerar um peptídeo de 19-resíduos que é Cys-Asn-Ala-Val-Val-Glu-Ser- Asn-Gly-Thr-Leu-Thr-Leu-Ser-His-Phe-Gly-Lys-Cys (Id. de Seq. N°: 7) (Figura 7, inferior). ESI-MS: Calc, para C83H134N24O28S2: [M+2H]2+ 991,1, Encontrado. 991,0 Ligação de Fragmentos 2 e 3 por NCL Dois tipos de peptídeos, ou seja, 1,9 mg (1 μmol) de Fragmento 3 (um peptídeo de 19-resíduos como mostrado em Id. de Seq. N°: 7) e 3,2 mg (1 μmol) de Fragmento 2 (um peptídeo glicosilado de 14-resíduos em um grupo de proteção tendo um benzil tioéster em seu terminal C como mostrado na Figura 5) , foram colocados no mesmo tubo de Eppendorf e dissolvidos em 485 μL de um tampão de fosfato 0,1% (pH 7,5, contendo 6M cloridrato de guanidina). Subseqüentemente, tiofenol (15 μL) foi adicionado a uma mistura resultante em 25 °C, e as reações prosseguiram em temperatura ambiente (0 h na Figura 8) . Depois de 24 horas, o fim da reação foi confirmado por HPLC (24h na Figura 8). Subseqüentemente, a solução da reação foi purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc. ) , 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) (Figura 8, depois de purificação). Depois, o peptideo resultante foi liofilizado para gerar um peptideo glicosilado de 33- resíduos tendo um grupo de proteção que é Cys(Thz)-Gly-Ser- Asp-Asn(Oligossacarideo)-Lys-Thr-Tyr-Gly-Asn-Lys-Cys-Asn- Phe-Cys-Asn-Ala-Val-Val-Glu-Ser-Asn-Gly-Thr-Leu-Thr-Leu- Ser-His-Phe-Gly-Lys-Cys (Id. de Seq. N°: 8). ESI-MS: Calc. para C209H329N47O95S4 : [M+4H] 4+ 1287,28, Encontrado. 1287,6
O peptideo assim obtido (um peptideo glicosilado de 33-resíduos que tem um grupo de proteção como mostrado em Id. de Seq. N°: 8) foi dissolvido em uma solução aquosa de 0,2M de metoxiamina (pH = 4,0). Depois de quatro horas, o fim da reação foi confirmado por HPLC, e o produto resultante foi purificado por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% —> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) (Figura 8, desproteção com tiazolina). Depois, o peptídeo resultante foi liofilizado para gerar um peptídeo glicosilado de 33- resíduos que é Cys-Gly-Ser-Asp-Asn(01igossacarídeo)-Lys- Thr-Tyr-Gly-Asn-Lys-Cys-Asn-Phe-Cys-Asn-Ala-Val-Val-Glu- Ser-Asn-Gly-Thr-Leu-Thr-Leu-Ser-His-Phe-Gly-Lys-Cys (Id. de Seq. N°: 9) . ESI-MS: Calc. para C208H329N47O95S4: [M+4H]4+ 1284,28, Encontrado. 1284,5 0 peptídeo glicosilado de 33-resíduos como mostrado em Id. de Seq. N°: 9 foi obtida de modo similar também sob as seguintes condições.
Dois tipos de peptídeos, ou seja, 1,9 mg (1 μmol) de Fragmento 3 (um peptídeo de 19-resíduos como mostrado em Id. de Seq. N°: 7) e 3,2 mg (1 μmol) de Fragmento 2 (um peptídeo glicosilado de 14-resíduos que tem um grupo de proteção e um benzil tioéster em seu terminal C como mostrado na Figura 5), foram colocados em tubos de Eppendorf separados e dissolvidos em 247,5 μL de um tampão de fosfato a 0,1% (pH 7,5, contendo 6M cloridrato de guanidina). Os conteúdos foram então combinados em um tubo de Eppendorf. Subseqüentemente, 1% tiofenol (5 μL) foi adicionado à mistura resultante a 25°C, e as reações prosseguiram em temperatura ambiente. A reação foi seguida por HPLC e espectrometria de massa, e o desaparecimento de Fragmento 3 foi confirmado por HPLC depois de sete horas. Depois, uma solução aquosa de 0,2M de metoxiamina foi adicionada para deixar o pH do sistema por volta de 4 para desproteger a Cys N-terminal. O fim da reação foi confirmado depois de seis horas por espectrometria de massa, e a solução resultante da reação foi purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% —> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) . O peptídeo resultante foi liofilizado para gerar um peptídeo glicosilado de 33-resíduos como mostrado em Id. de Seq. N°: 9. ESI-MS: Calc. para C208H329N47O95S4: [M+4H]4+ 1284,28, Encontrado. 1284,5 Ligação de Fragmento 1 e Fragmentos 2 e 3 por NCL Dois tipos de peptídeos, ou seja, 1,3 mg (0,25 μmol) do peptídeo glicosilado de 33-resíduos preparados por ligação dos fragmentos 2 e 3 e 1,3 mg (0,50 μmol) de Fragmento 1 (um peptídeo de 23-resíduos que tem um benzil tioéster em seu terminal C como mostrado em Id. de Seq. N°: 2) , foram colocados no mesmo tubo de Eppendorf e dissolvidos em 485 μL de um tampão de fosfato a 0,1% (pH 7,5, contendo 8M cloridrato de guanidina). Subseqüentemente, tiofenol (15 μL) foi adicionado à mistura resultante em 25°C, e as reações prosseguiram em temperatura ambiente (0h na Figura 9). Depois de 54 horas, o fim da reação foi confirmado por HPLC (54h na Figura 9) . Subseqüentemente, a solução da reação foi purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) (Figura 9, inferior). Depois, o peptídeo resultante foi liofilizado para gerar um peptídeo glicosilado de 56-resíduos de Leu- Ala-Ala-Val-Ser-Val-Asp-Cys-Ser-Glu-Tyr-Pro-Lys-Pro-Ala- Cys-Thr-Met-Glu-Tyr-Arg-Pro-Leu-Cys-Gly-Ser-Asp- Asn(Oligossacarídeo)-Lys-Thr-Tyr-Gly-Asn-Lys-Cys-Asn-Phe- Cys-Asn-Ala-Val-Val-Glu-Ser-Asn-Gly-Thr-Leu-Thr-Leu-Ser- His-Phe-Gly-Lys-Cys (Id. de Seq. N°: 10). ESI-MS: Calc. para C3i9H502N74θi29S7: [M+5H] 5+ 1532,46, Encontrado. 1532,7 O peptídeo glicosilado de 56-resíduos (Id. de Seq. N°: 10) foi obtido de modo similar também sob as seguintes condições.
Dois tipos de peptídeos, ou seja, 1,3 mg (0,25 μmol) do peptídeo glicosilado de 33-resíduos como mostrado em Id. de Seq. N°: 9 e 1,3 mg (0,50 μmol) de Fragmento 1 (o peptídeo de 23-resíduos que tem um benzil tioéster em seu terminal C como mostrado em Id. de Seq. N°: 2) foram colocados em tubos de Eppendorf separados e dissolvidos em 247,5 μL de um tampão de fosfato a 0,1% (pH 7,5, contendo 8M cloridrato de guanidina). Os conteúdos foram então combinados em um tubo de Eppendorf. A reação foi seguida por HPLC e espectrometria de massa, e, depois de 30 horas, a solução resultante da reação foi purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% —» 54%) 15 minutos a taxa de fluxo de 1,0 mL/min) .
Dobramento da glicoproteína
Em um tubo de Eppendorf, 0,5 mg (65,2 nmol) do peptídeo glicosilado de 56-resíduos (Id. de Seq. N° : 10) preparado como acima foi transferido, e foi então dissolvido em 100 μL de 0,6M tampão tris (pH = 8,7, contendo 0,6 M cloridrato de guanidina e 6 mM EDTA) . A mistura resultante foi diluída com 500 μL de água destilada para dobrar o terceiro domínio glicosilado de ovomucóide. Fracionamento por HPLC Depois de 36 horas, o progresso da reação foi confirmado por HPLC e espectrometria de massa, e o produto resultante foi purificado por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% -> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min). Como um resultado, quatro frações A a D contendo o peptideo glicosilado de 56-resíduos tendo uma estrutura de ordem superior de Leu-Ala-Ala-Val-Ser-Val-Asp-Cys-Ser-Glu-Tyr- Pro-Lys-Pro-Ala-Cys-Thr-Met-Glu-Tyr-Arg-Pro-Leu-Cys-Gly- Ser-Asp-Asn(Oligossacarídeo)-Lys-Thr-Tyr-Gly-Asn-Lys-Cys- Asn-Phe-Cys-Asn-Ala-Val-Val-Glu-Ser-Asn-Gly-Thr-Leu-Thr- Leu-Ser-His-Phe-Gly-Lys-Cys (Id. de Seq. N° : 10) foram obtidos (Figura 10). ESI-MS: Calc, para C319H502N74O129S7: [M+5H] 5+ 1532,2, [M+4H] 4+ 1915,0, [M+3H]3+ 2553,0, A; Encontrado. 1532,5, 1915,2, 2553,2 B; Encontrado. 1532,5, 1915,2, 2553,2 C; Encontrado. 1532,6, 1915,3, 2553,2 D; Encontrado. 1532,7, 1915,4, 2553,3
A troca do pico e a redução da massa da parte inferior da Figura 9 a Figura 10 indicam a formação de uma ligação de dissulfeto através da etapa de dobramento anteriormente mencionada.
O tempo da reação pode ser adequadamente alterado (por exemplo, 24 horas) seguindo a reação por HPLC e espectrometria de massa e confirmando uma alteração no peso molecular e uma alteração no tempo de retenção de pico por espectrometria de massa e HPLC, respectivamente.
Medição de RMN da Fração B:A Fração B liofilizada foi dissolvida em 5% D2O/H2O (300 μl) e 2D TOCSY foi medido a 25°C, 60 ms e 600 MHz. O espectro de RMN resultante é mostrado na Figura 11.
Medição de CD da Fração B:A Fração B liofilizada foi dissolvida em água destilada e uma medição de CD foi realizada. Como um instrumento, J-820 de JASCO Corporation foi usado. A medição foi realizada em uma faixa de 180 nm a 260 nm. 0 espectro de CD resultante é mostrado na Figura 12.
A partir da Figura 11, foi confirmado que o glicopeptídeo que tem a mesma estrutura de ordem superior pode ser altamente purificado apenas por separação por HPLC. 2. Síntese química do terceiro domínio não glicosilado de ovomucóide de pavão prateado
De modo similar aos Exemplos, três fragmentos foram sintetizados e então ligados por NCL para sintetizar um terceiro domínio não glicosilado de ovomucóide de pavão prateado. Fragmentos 1 e 3 foram sintetizados de modo similar aos Exemplos. Como mostrado na Figura 14, um fragmento que corresponde ao Fragmento 2 do Exemplos (referido abaixo como "Fragmento 2'") não tem uma cadeia de açúcar como um Exemplo Comparativo.
Síntese de fragmento 21
Em uma coluna de síntese de fase sólida, resina 2- clorotritil (143 mg, 200 μmol) foi colocada, e então foi suficientemente lavada com cloreto de metileno (DCM). Separadamente, DCM (1,2 mL) que tem Fmoc-Leu (232,4 mg, 0,6 mmol) e DIPEA (272,1 μL, 1,6 mmol) dissolvidos nele foi preparado, e despejado na coluna de síntese de fase sólida carregada com a resina, seguido por agitação em temperatura ambiente por duas horas. Após agitação, a resina foi lavada com DCM:MeOH:DIPEA = 17:2:1, DCM e DMF. Subseqüentemente, o grupo Fmoc foi desprotegido com uma solução 20% piperidina/DMF (2 mL) por 20 minutos. O produto resultante foi lavado com DMF e a reação foi confirmada com teste de Kaiser. Logo depois, a extensão da cadeia de peptídeo foi realizada por condensação seqüencial de aminoácidos com o uso do método mostrado abaixo.
Um aminoácido que tem um grupo amino protegido com um grupo Fmoc e HOBt (135,1 mg, 1 mmol) e DIPCI (153,9 μL, 1 mmol) foram dissolvidos em DMF (0,4 mL) , e a solução resultante foi ativada por 15 minutos. Depois, a solução foi despejada na coluna de síntese de fase sólida, seguida por agitação em temperatura ambiente por uma hora. Após agitação, a resina foi lavada com DCM e DMF. O grupo Fmoc foi desprotegido por tratamento com uma solução a 20% piperidina/DMF (1 mL) por 20 minutos. A operação acima foi repetida para condensar seqüencialmente aminoácidos. Como o aminoácido que tem um grupo amino protegido, Fmoc-Asn, Fmoc-Cys(Trt), Fmoc-Lys(Boc), Fmoc-Asn, Fmoc-Gly, Fmoc- Tyr (tBu), Fmoc-Thr(tBu), Fmoc-Lys(Boc), Fmoc-Asn, Fmoc-
Asp(OtBu), Fmoc-Ser(tBu) e Fmoc-Gly foram usados, e como último aminoácido, Boc-Cys(Thz)-OH (233,3 mg, 1 mmol), do qual um grupo de proteção pode ser removido com um ácido, foi usado. Na resina de fase sólida, um peptídeo de 14- resíduos que tem um grupo de proteção de Boc-Cys(Thz)-Gly- Ser(tBu)-Asp(OtBu)-Asn-Lys(Boc)-Thr(tBu)-Tyr(tBu)-Gly-Asn- Lys (Boc)-Cys (Trt)-Asn-Phe (Id. de Seq. N° : 11) foi obtido. Ao peptídeo resultante, AcOH:DCM:MeOH = 5:4:1 (2 mL) foi adicionado, seguido por agitação em temperatura ambiente por três horas. Após agitação, a resina foi removida por filtração e lavada com MeOH. O filtrado foi concentrado sob pressão reduzida. O filtrado concentrado foi submetido a azetropia com uma quantidade em excesso de benzeno três vezes, e então o peptídeo resultante foi liofilizado (Figura 15, superior, Note: a medição foi feita depois de desproteção).
Em um solvente de DMF (6,8 mL) , 110 mg (50 μmol) do peptídeo assim obtido (o peptídeo de 14-resíduos que tem um grupo de proteção como mostrado em Id. de Seq. N°: 11) , MS4A (10 mg), benzil mercaptano (177,4 μL, 1,5 mmol) foram agitados sob uma corrente de argônio a -20°C por uma hora. Subseqüentemente, PyBOP (130 mg, 250 μmol) e DIPEA (42,5 μL, 250 μmol) foram adicionados à mistura resultante, seguido por agitação por duas horas. Após agitação, uma quantidade em excesso de éter dietílico foi adicionada à solução da reação para precipitar um composto, seguido por filtração. Logo depois, o precipitado assim obtido foi dissolvido em DMF. A solução resultante foi concentrada sob pressão reduzida, ao qual uma solução de 95% TFA, 2,5% TIPS e 2,5% H2O (5 mL) foi adicionada, seguida por agitação em temperatura ambiente por duas horas (Figura 15, meio). A solução resultante da reação foi concentrada sob pressão reduzida e então purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 9% -> 27%) 15 minutos uma taxa de fluxo de 1,0 mL/min) para gerar 269,6 mg de um peptídeo de 14-resíduos com um grupo de proteção que tem um benzil tioéster em seu terminal C que é Cys(Thz)-Gly-Ser-Asp-Asn-Lys-Thr-Tyr-Gly-Asn-Lys-Cys-Asn- Phe-SBn (Id. de Seq. N°: 12) (Figura 15, inferior). ESI-MS: Calc, para C71H101N19O22S3: [M+2H] 834,8, Encontrado. 834,7 Ligação de Fragmento 21 e Fragmento 3 por NCL Dois tipos de peptídeos, ou seja, 1,6 mg (0,96 μmol) de Fragmento 2' preparado como acima (um peptídeo de 14- resíduos com um grupo de proteção que tem um benzil tioéster em seu terminal C como mostrado em Id. de Seq. N°: 12) e 1,9 mg (0,96 μmol) de Fragmento 3 sintetizado nos Exemplos, foram colocados no mesmo tubo de Eppendorf e dissolvidos em 4 95 μL de um tampão de fosfato a 0,1% (pH 7,5, contendo 6M cloridrato de guanidina). Subseqüentemente, tiofenol (5 μL) foi adicionado à mistura resultante, e as reações prosseguiram em temperatura ambiente (0h na Figura 16) . Depois de 18 horas, o fim da reação foi confirmado por HPLC (18h na Figura 16) . Subseqüentemente, a solução da reação foi purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A:B = 80:20—>40 : 60 (gradiente de acetonitrila: 18% —> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) (Figura 16, depois da purificação). Depois disso, o peptideo resultante foi liofilizado para gerar um peptideo de 33- residuos que tem um grupo de proteção que é Cys(Thz)-Gly- Ser-Asp-Asn-Lys-Thr-Tyr-Gly-Asn-Lys-Cys-Asn-Phe-Cys-Asn- Ala-Val-Val-Glu-Ser-Asn-Gly-Thr-Leu-Thr-Leu-Ser-His-Phe- Gly-Lys-Cys (Id. de Seq. N°: 13). ESI-MS: Calc. para C147H227N43O50S4: [M+3H] 3+ 1175,9, Encontrado. 1175,4 0 peptideo de 33-resíduos que tem um grupo de proteção assim obtido foi dissolvido em uma solução aquosa de 0,2M de metoxiamina (pH = 4,0). Depois de quatro horas, o fim da reação foi confirmado por HPLC, e o produto resultante foi purificado por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% —> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) (Figura 16, desproteção com tiazolina). Depois disso, o peptideo resultante foi liofilizado para gerar um peptideo de 33-resíduos de Cys-Gly-Ser-Asp-Asn-Lys-Thr-Tyr- Gly-Asn-Lys-Cys-Asn-Phe-Cys-Asn-Ala-Val-Val-Glu-Ser-Asn- Gly-Thr-Leu-Thr-Leu-Ser-His-Phe-Gly-Lys-Cys (Id. de Seq. N°: 14) . ESI-MS: Cale. para €146^27^305084: [M+3H] 3+ 1171,9, Encontrado. 1171,5 O peptideo de 33-resíduos como mostrado em Id. de Seq. N°: 14 foi obtido de modo similar também sob as seguintes condições.
Dois tipos de peptídeos, ou seja, 1,6 mg (0,96 μmol) de Fragmento 2' (o peptídeo de 14-resíduos que tem um benzil tioéster em seu terminal C como mostrado em Id. de Seq. N° : 12) e 1,9 mg (0,96 μmol) de Fragmento 3 sintetizado nos Exemplos foram colocados em tubos de Eppendorf separados e dissolvidos em 247,5 μL de um tampão de fosfato a 0,1% (pH 7,5, contendo 6M cloridrato de guanidina). Os conteúdos foram então combinados em um tubo de Eppendorf. Subseqüentemente, 1% tiofenol (5 μL) foi adicionado à mistura resultante, e as reações prosseguiram em temperatura ambiente. A reação foi seguida por HPLC e espectrometria de massa, e o desaparecimento de Fragmento 3 foi confirmado por HPLC depois de seis horas. Depois, uma solução aquosa de 0,2M de metoxiamina foi adicionada para levar o pH do sistema até 4 para desproteger a Cys N- terminal. O fim da reação foi confirmado depois de seis horas por espectrometria de massa, e a solução resultante da reação foi purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A; uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% —> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min). ESI-MS: Calc. para CI46H227N4305OS4: [M+3H]3+ 1171,9, Encontrado. 1171,5 Ligação de Fragmento 1 e Fragmentos 2' e 3 por NCL
Dois tipos de peptídeos, ou seja, 0,6 mg (0,17 μmol) do peptídeo de 33-resíduos preparados como acima e 1,1 mg (0,41 μmol) de Fragmento 1 sintetizado nos Exemplos (o peptídeo de 23-resíduos que tem um benzil tioéster em seu terminal C como mostrado em Id. de Seq. N° : 2), foram colocados no mesmo tubo de Eppendorf e dissolvidos em 485 μL de um tampão de fosfato a 0,1% (pH 7,5, contendo 8M cloridrato de guanidina). Subseqüentemente, tiofenol (15 μL) foi adicionado à mistura resultante, e as reações prosseguiram em temperatura ambiente (Oh na Figura 17) . Depois de 45 horas, o fim da reação foi confirmado por HPLC (45h na Figura 17) . Subseqüentemente, a solução da reação foi purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6. mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20—>40 : 60 (gradiente de acetonitrila: 18% —> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min). Depois disso, o peptídeo resultante foi liofilizado para gerar um peptídeo de 56- resíduos de Leu-Ala-Ala-Val-Ser-Val-Asp-Cys-Ser-Glu-Tyr- Pro-Lys-Pro-Ala-Cys-Thr-Met-Glu-Tyr-Arg-Pro-Leu-Cys-Gly- Ser-Asp-Asn-Lys-Thr-Tyr-Gly-Asn-Lys-Cys-Asn-Phe-Cys-Asn- Ala-Val-Val-Glu-Ser-Asn-Gly-Thr-Leu-Thr-Leu-Ser-His-Phe- Gly-Lys-Cys (Id. de Seq. N°: 15) (Figura 17, inferior). ESI-MS: Calc. para C257H4ooN7o084S7: [M+4H]4+ 1510,7, Encont rado. 1510,6 O peptídeo de 56-resíduos como mostrado em Id. de Seq. N°: 15 foi similarmente obtido também sob as seguintes condições.
Dois tipos de peptídeos, ou seja, 0,6 mg (0,17 μmol) do peptídeo de 33-resíduos como mostrado em Id. de Seq. N°: 14 e 1,1 mg (0,41 μmol) de Fragmento 1 (o peptídeo de 23- resíduos que tem um benzil tioéster em seu terminal C como mostrado em Id. de Seq. N°: 2), foram colocados em tubos de Eppendorf separados e dissolvidos em 247,5 μL de um tampão de fosfato a 0,1% (pH 7,5, contendo 8M cloridrato de guanidina). Os conteúdos foram então combinados em um tubo de Eppendorf. Subseqüentemente, 1% tiofenol (5 μL) foi adicionado à mistura resultante, e as reações prosseguiram em temperatura ambiente. A reação foi seguida por HPLC e espectrometria de massa, e, depois de 30 horas, a solução resultante da reação foi purificada por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 -» 40 : 60 (gradiente de acetonitrila: 18% 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) . O produto resultante foi liofilizado para gerar o peptídeo de 56- resíduos como mostrado em Id. de Seq. N°: 15. ESI-MS: Cale. para C257H4ooN7o084 S7: [M+4H]4+ 1510,7, Encontrado. 1510,6 Dobramento da proteína Em um tubo de Eppendorf, 0,4 mg (66,2 nmol) do peptídeo de 56-resíduos (Id. de Seq. N°: 15) preparado como acima foi transferido, e foi então dissolvido em 100 μL de 0,6M tampão tris (pH = 8,7, contendo 0,6 M cloridrato de guanidina e 6 mN EDTA). A mistura resultante foi diluída com 500 μL de água destilada para dobrar o terceiro domínio não glicosilado de ovomucóide. Fracionamento por HPLC
Depois de 36 horas, o progresso da reação foi confirmado por HPLC e espectrometria de massa, e o produto resultante foi purificado por HPLC (coluna Cadenza CD18 (Imtakt Inc.), 3 mm, 75 x 4,6 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% -> 54%) 15 minutos uma taxa de fluxo de 1,0 mL/min) . Como urn resultado, quatro frações E a H contendo o peptídeo de 56- resíduos tendo uma estrutura de ordem superior de Leu-Ala- Ala-Val-Ser-Val-Asp-Cys-Ser-Glu-Tyr-Pro-Lys-Pro-Ala-Cys- Thr-Met-Glu-Tyr-Arg-Pro-Leu-Cys-Gly-Ser-Asp-Asn-Lys-Thr- Tyr-Gly-Asn-Lys-Cys-Asn-Phe-Cys-Asn-Ala-Val-Val-Glu-Ser- Asn-Gly-Thr-Leu-Thr-Leu-Ser-His-Phe-Gly-Lys-Cys (Id. de Seq. N°: 15) foram obtidas (Figura 18). ESI-MS: Calc, para C257H394N7o084 S7: [M+5H] 5+ 1207,5, [M+4H]4+ 1509,1, [M+3H] 3+ 2011,9, E; Encontrado. 1207,7, 1509,3, 2012,0 F; Encontrado. 1207,6, 1509,3, 2012,0 G; Encontrado. 1207,7, 1509,3, 2012,0 H; Encontrado. 1207,8, 1509,3, 2012,0
A troca do pico e a redução da massa da parte inferior da Figura 17 para Figura 18 indicam a formação de uma ligação de dissulfeto através da etapa anteriormente mencionada de dobramento.
O tempo de reação pode ser adequadamente alterado (por exemplo, 24 horas) seguindo a reação por HPLC e espectrometria de massa e confirmando uma alteração no peso molecular e uma alteração no tempo de retenção de pico por espectrometria de massa e HPLC, respectivamente.
Medição de RMN da Fração F:A Fração F liofilizada foi dissolvida em 5% D2O/H2O (300 μl) e 2D TOCSY foi medido a 25°C, 80 ms e 600 MHz. O espectro de RMN resultante é mostrado na Figura 19.
Medição de CD da Fração F:A Fração F liofilizada foi dissolvida em água destilada e uma medição de CD foi realizada. Como um instrumento, J-820 de JASCO Corporation foi usado. A medição foi realizada em uma faixa de 180 nm a 260 nm. 0 espectro de CD resultante é mostrado na Figura 20.
A partir da Figura 19, foi confirmado que o peptideo que tem a mesma estrutura de ordem superior pode ser altamente purificado apenas por separação por HPLC. Produção de uma curva de calibragem para a Fração F
A Fração F (1 mg) foi dissolvida em 0,1 M de tampão de fosfato de pH 8,0 contendo BSA (0,1 mg/ml) . A solução resultante foi diluída para preparar o Fragmento F que tem concentrações de 165 μM, 82,5 μM, 41,3 μM e 20,6 μM. OD 280 da solução de cada concentração foi medida três vezes. Foi feita a média dos valores assim obtidos e eles foram mostrados na Tabela 1 e Figura 22. Tabela 1
Exemplo 2 - Medição da atividade fisiológica
Medição da atividade fisiológica de 0MSVP3 glicosilado (Frações A a D)
Uma solução de enzima? de 0,1 M de tampão de fosfato (pH = 8,0, contendo 0,01% a-quimiotripsina e 0,01% albumina sérica bovina) e uma solução de substrato de 0,1 M tampão de fosfato (pH = 8,0, contendo 517 μM de um peptídeo de 14- resíduos que tem um grupo de proteção sintetizado no Exemplo de referência 1 (a ser descrito posteriormente) (Id. de Seq. N°: 16) e 0,01% albumina sérica bovina) foram preparados, e 20 μL de cada solução foram transferidos para um tubo Eppendorf. Separadamente, cada uma das frações A a D obtidas nos Exemplo 1 foi liofilizada e dissolvida em 0,1 M tampão de fosfato (pH = 8,0, contendo 0,01% albumina sérica bovina), e a OD280 de cada solução resultante foi medida para preparar soluções de amostra de concentração de proteína constante. Então, 20 μL de cada solução de amostra foram adicionados à solução preparada como acima e a atividade inibidora foi medida. Nesse experimento, a concentração da reação final foi como se segue; uma concentração de amostra de 2,5 μM, uma concentração de enzima de 0,33 μg/mL, e uma concentração de substrato de 172 μM. As soluções da reação resultantes foram incubadas a 37°C por 10 minutos, depois do que a reação foi terminada por adição de 5 μL de 4N ácido clorídrico. Operações similares foram repetidas três vezes, e uma taxa de degradação média e um desvio padrão foram calculados para cada amostra. Os resultados assim obtidos são mostrados na Figura 13.
Medição da atividade fisiológica não glicosilado de OMSVP3 (Frações E a H)
Uma solução de enzima de 0,1 M tampão de fosfato (pH = 8,0, contendo 0,01% a-quimiotripsina e 0,01% albumina sérica bovina) e uma solução de substrato de 0,1 M tampão de fosfato (pH = 8,0, contendo 517 μM de um peptídeo de 14- resíduos que tem um grupo de proteção sintetizado no Exemplo de referência 1 (a ser descritos posteriormente) (Id. de Seq. N°: 16) e 0,01% albumina sérica bovina) foram preparados, e 20 μL de cada solução foram transferidos para um tubo Eppendorf. Separadamente, cada uma das Frações E a H obtidas no Exemplo 1 foi liofilizada e dissolvida em 0,1 M tampão de fosfato (pH = 8,0, contendo 0,01% albumina sérica bovina), e a OD280 de cada solução resultante foi medida para preparar soluções de amostra de concentração de proteína constante Então, 20 μL de cada solução de amostra foram adicionados à solução preparada como acima e a atividade inibidora foi medida. Nesse experimento, a concentração da reação final foi como se segue; uma concentração de amostra de 2,5 μM, uma concentração de enzima de 0,33 μg/mL, e uma concentração de substrato de 172 μM. As soluções da reação resultantes foram incubadas a 37°C por 10 minutos, depois do que a reação foi terminada por adição de 5 μL de 4N ácido clorídrico. Operações similares foram repetidas três vezes, e uma taxa de degradação média e um desvio padrão foram calculados para cada amostra. Os resultados assim obtidos são mostrados na Figura 21 Exemplo 3 - Medição da atividade fisiológica (cálculo de ICso Cálculo de IC5o de OMSVP3 glicosilado
O peptideo de 14-resíduos que tem um grupo de proteção sintetizado no Exemplo de referência 1 (a ser descrito posteriormente) (Id. de Seq. N°: 16) (1,5 mg) foi dissolvido em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo 0,1 mg/mL BSA) para preparar 1 mM de solução. A solução assim obtida foi diluída a 0,34 mM com o uso de um espectrômetro de absorção (solução 1) . Quimiotripsina (1 mg) foi dissolvida em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo 0,1 mg/mL BSA). A solução resultante foi diluída 10 vezes, e também diluída 10 vezes. A operação acima foi repetida de modo que uma solução de 0,2 μg/mL foi preparada (solução 2). Fração B foi dissolvida em 100 μL de 0,1 M tampão de fosfato (pH 8,0, contendo 0,1 mg/mL BSA), e a solução assim obtida foi diluída a 65 nM com o uso de um espectrômetro de absorção. A solução resultante foi diluída para preparar soluções de 58,5 nM, 52 nM, 45,5 nM, 3 9 nM, 32,5 nM, 26 nM, 19,5 nM, 13 nM, e 6,5 nM (solução 3). No mesmo tubo de Eppendorf, 80 μ L de Solução 1 que foi suficientemente resfriada em gelo e 40 μL de cada uma das soluções 2 e 3 foram transferidos, seguido por incubação por uma hora a 37°C. Depois de uma hora, a reação foi terminada por adição de 16 μL de IN ácido clorídrico. Então, 20 μL da solução resultante da reação foram misturados com 8 0 μL de tampão para gerar um total de 100 μL, que foi então medido por HPLC. Uma taxa de degradação por unidade de tempo (uma taxa de reação por unidade de tempo) foi calculada da área de pico de HPLC do produto da reação. Figura 23 mostra gráficos que mostram o percentual de inibição com relação a cada concentração do agente de inibição. De modo similar, com relação também às frações A, C, e D, os gráficos foram feitos de tal modo que as concentrações do agente de inibição fizeram um sanduíche da concentração em que a atividade da enzima foi inibida em 50%. Os gráficos resultantes são mostrados (Figura 23). Os valores de IC50 de OMSVP3 glicosilado (Frações A a D) calculados com base nesses gráficos são mostrados em um gráfico (Figura 24).
Cálculo de IC50 de OMSVP3 não glicosilado
O peptideo de 14-resíduos que tem um grupo de proteção sintetizado no Exemplo de referência 1 (a ser descrito posteriormente) (Id. de Seq. N°: 16) (1,5 mg) foi dissolvido em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo 0,1 mg/mL BSA) para preparar 1 mM de solução. A solução assim obtida foi diluída a 0,34 mM com o uso de um espectrômetro de absorção (solução 1) . Quimiotripsina (1 mg) foi dissolvida em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo 0,1 mg/mL BSA) . A solução resultante foi diluída 10 vezes, e também diluída 10 vezes. A operação acima foi repetida de modo que uma solução de 0,2 μg/mL foi preparada (solução 2). Fração F foi dissolvida em 100 μL de 0,1 M tampão de fosfato (pH 8,0, contendo 0,1 mg/mL BSA), e a solução assim obtida foi diluída a 65 nM com o uso de um espectrômetro de absorção. A solução resultante foi diluída para preparar soluções de 58,5 nM, 52 nM, 45,5 nM, 39 nM, 32,5 nM, 26 nM, 19,5 nM, 13 nM, e 6,5 nM (solução 3) . No mesmo tubo de Eppendorf, 80 μ L de Solução 1 que foi suficientemente resfriada em gelo e 40 μL de cada uma das soluções 2 e 3 foram transferidos, seguido por incubação por uma hora a 37°C. Depois de uma hora, a reação foi terminada por adição de 16 μL de IN ácido clorídrico. Então, 20 μL da solução resultante da reação foram misturados com 8 0 μL de tampão para gerar um total de 100 μL, que foi então medido por HPLC. Uma taxa de degradação por unidade de tempo (uma taxa de reação por unidade de tempo) foi calculada da área de pico de HPLC do produto da reação. Figura 25 mostra gráficos que mostram o percentual de inibição com relação a cada concentração do agente de inibição. De modo similar, com relação também às frações E, G, e H, os gráficos foram feitos de tal modo que as concentrações do agente de inibição fizeram um sanduíche da concentração em que a atividade da enzima foi inibida em 50%. Os gráficos resultantes são mostrados (Figura 25) . Os valores de IC50 de OMSVP3 glicosilado (Frações E a F) calculados com base nesses gráficos são mnostrados em um gráfico (Figura 26). Exemplo 4 - Medição da estabilidade em calor
Uma célula para a medição de CD foi preenchida com água destilada e então medida em temperatura ambiente. O valor da medição assim obtida foi fornecido como um vazio, e todos os valores da medição obtida foram calculados por subtração do valor do vazio.
Estabilidade em calor de OMSVP3 glicosilado (Fração B)
Fração B foi dissolvida em 3 00 μL de água destilada e então medida em temperatura ambiente. Depois da medição, a célula que contém a amostra foi imersa em um banho com temperatura constante para realizar um experimento de temperatura variável. Primeiramente, a célula foi imersa em um banho de temperatura constante a 50°C por 10 minutos e então deixada em repouso em temperatura ambiente por 10 minutos, e então foi feita uma medição. Depois, em uma operação similar, o espectro de CD foi medido até 90°C. os resultados assim obtidos são mostrados na Figura 27. Estabilidade em calor de OMSVP3 glicosilado (Fração f)
Fração F foi dissolvida em 300 μL de água destilada e então medida em temperatura ambiente. Depois da medição, a célula que contém a amostra foi imersa em um banho com temperatura constante para realizar um experimento de temperatura variável. Primeiramente, a célula foi imersa em um banho de temperatura constante a 50°C por 10 minutos e então deixada em repouso em temperatura ambiente por 10 minutos, e então foi feita uma medição. Depois, em uma operação similar, o espectro de CD foi medido até 90°C. os resultados assim obtidos são mostrados na Figura 28. Exemplo 5 - Mapeamento de dissulfeto do terceiro domínio de ovomucóide OMSVP3 sintetizado contém três ligações de dissulfeto. Uma ligação de dissulfeto é formada durante o dobramento da proteína, e o processo de formação de uma ligação de dissulfeto é uma reação de equilíbrio. Assim, uma ligação de dissulfeto é considerada como sendo possivelmente formada em uma posição diferente de uma proteína de ocorrência natural.
Foi previsto a partir dos resultados de RMN e da avaliação da atividade inibidora que o OMSVP3 (Fração 3) aqui sintetizado foi um composto único, e assim uma ligação de dissulfeto foi formada na mesma posição como uma proteína de ocorrência natural. Em vista do acima, o estudo a seguir foi conduzido para confirmar se uma ligação de dissulfeto foi formada com certeza na Fração B na mesma posição que a da proteína de ocorrência natural.
Mapeamento de dissulfeto de OMSVP3 que tem seqüência de aminoácidos uniforme e cadeia de açúcar (Fração B)
Brometo de cianogênio (1 mg/mL) reagiu com a Fração B obtida no Exemplo 1 (0,4 mg) em uma solução aquosa de 40% acetonitrila e 2% TFA a 3 7°C de um dia para o outro em uma condição de proteção à luz. O produto resultante foi liofilizado e purificado por HPLC (coluna VyDAC C4 (Imtakt Inc.), 3 μm, 4,5 x 250 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20 —> 40 : 60 (gradiente de acetonitrila: 18% -> 54%) 30 minutos uma taxa de fluxo de 1,0 mL/min) para gerar Fração I. ESI-MS: Calc. para C3i8H494N74θi3oSδ: [M+4H]4+, 1907,5, Encontrado. 1907,4 Então, a Fração I (0,1 mg) foi dissolvida em 50 mM tampão tris (pH 7,6, contendo 10 mM CaCl2) que tem termolisina (50 μg/mL) dissolvida nela, e então incubada a 37°C. Depois de três horas, a mistura resultante foi purificada por HPLC (colunas VyDAC C4 (Imtakt Inc.), 3 μm, 4,5 x 250 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 95 : 5 -» 50 : 50 (gradiente de acetonitrila: 4,5% —> 45%) 15 minutos uma taxa de fluxo de 1,0 mL/min) para gerar Frações II a VI (Figuras 29 e 30). Fração II; Calc. para C35H54N10O13S2: [M+2H] 2+, 444,8, Encontrado 444,7 Fração III; Calc, para C25H37N7O8: [M+H]+, 564,4, Encontrado 564,4 Fração IV; Cale. para Ci14Hi87Ni9O64S2: [M+3H]3+, 971,6, Encontrado 971,5 Fração V; Cale. para CI23HI96N20OSSS2 : [M+3H] 3+, 1026,0, Encontrado 1025,9 Fração VI; Cale. para C64H93NI5O22S2 : [M+2H]2+, 744,8, Encontrado 745,0 Mapeamento de dissulfeto de OMSVP3 não glicosilado (Fração F) Brometo de cianogênio (1 mg/mL) reagiu com a Fração F obtida no Exemplo 1 (0,4 mg) em uma solução aquosa de 40% acetonitrila e 2% TFA a 37°C de um dia para o outro em uma condicao de proteção à luz. O produto resultante foi liofilizado e purificado por HPLC (coluna VyDAC C4 (Imtakt Inc.), 3 μm, 4,5 x 250 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 80 : 20—>40 : 60 (gradiente de acetonitrila: 18% 54%) 30 minutos uma taxa de fluxo de 1,0 mL/min) para gerar Fração VII. ESI-MS: Calc. para C256H392N70O85S6: [M+4H]4+, 1501,6, Encontrado. 1501,5 Então, a Fração VII (0,1 mg) foi dissolvida em 50 mM tampão tris (pH 7,6, contendo 10 mM CaCl2) que tem termolisina (50 μg/mL) dissolvida nela, e então incubada a 37°C. Depois de quatro horas, a mistura resultante foi purificada por HPLC (colunas VyDAC C4 (Imtakt Inc.), 3 μm, 4,5 x 250 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 95 : 5 —> 50 : 50 (gradiente de acetonitrila: 4,5% -> 45%) 15 minutos uma taxa de fluxo de 1,0 mL/min) para gerar Frações VIII a XI (Figuras 31 e 32). ESI-MS: Fração VIII; Cale. para C35H54NIOOI3S2 : [M+2H] 2+, 444,8, Encontrado 444,7 Fração IX; Cale, para C25H37N7O8: [M+H]+, 564,4, Encontrado 564,4 Fração X; Cale. para C52H85N15OI9S2 : [M+2H] 2+, 644,8, Encontrado 644,9 Fração XI; Calc. para C64H93N15O22S2: [M+2H] 2+, 744,8, Encontrado 744,9
A cadeia de peptídeo foi especificamente clivada em uma posição de metionina na seqüência de OMSVP3 glicosilado (Fração B) por tratamento com CNBr (Fração I) , e subseqüentemente digerida com termolisina. Como um resultado, fragmentos do peptídeo ligados por uma ligação de dissulfeto foram obtidos (Figura 29). Cada fragmento de peptídeo foi purificado e medido para massa por ESI-mass. Subseqüentemente, uma análise foi conduzida para descobrir a qual fragmento de OMSVP3 a massa assim obtida correspondia. A estrutura propostas assim obtida é mostrada no fundo da Figura 33. Com o uso do método similar, o OMSVP3 não glicosilado (Fragmento F) foi analisado em uma maneira similar (referência às Figuras 31 e 34) , e a estrutura proposta assim obtida é mostrada no fundo da Figura 34. Foi confirmado que a ligação de dissulfeto foi formada na mesma posição que OMSVP3 de ocorrência natural (Figuras 31 e 34) . A posição da ligação de dissulfeto nas Frações B e F propostas pelo mapeamento de dissulfeto correspondia à posição da ligação de dissulfeto em um OMSVP3 de ocorrência natural, que já havia sido analisado.
Com base nos achados acima, foi sugerido que uma glicoproteína que tem seqüência de aminoácidos uniforme, estrutura de cadeia de açúcar, e estrutura de ordem superior pode ser produzida por etapas de dobramento, fracionamento, e coleta da presente invenção. Além disso, no caso de OMSVP3, a fração obtida como o pico máximo na etapa de fracionamento da presente invenção teve a mesma ligação de dissulfeto que OMSVP3 de ocorrência natural. Também, a facção foi altamente ativa, e uma glicoproteína que tem uma estrutura e atividade desejáveis pode ser eficientemente produzida por essa fração. O achado anteriormente mencionado também indica que, com relação ao caso em que outra glicoproteína é produzida, mesmo quando a fração de pico máximo não tem nenhuma atividade nem estrutura desejada, uma glicoproteína que tem seqüência de aminoácidos uniforme, estrutura de cadeia de açúcar, e estrutura de ordem superior e que tem uma atividade predeterminada pode ainda ser produzida por coleta inadequada de outras frações que têm uma atividade desejada, e isso não evita a praticabilidade da presente invenção de qualquer forma.
Nos Exemplos da presente invenção, o padrão obtido por fracionamento do terceiro domínio de ovomucóide dobrado que tem uma glicoproteína por HPLC (Figura 10) e o padrão obtido por fracionamento do terceiro domínio não glicosilado dobrado por HPLC (Figura 18) teve quatro semanas e foram relativamente similares. Além disso, considerando que ambos exibiram intensidade da atividade similar, ou seja, a intensidade era Fração A > Fração B > Fração D > Fração C, e Fração F > Fração E > Fração H > Fração G (Figuras 13 e 21) no Exemplo 2, e Fração A > Fração B > Fração C > Fração D, e Fração E > Fração F > Fração G > Fração H (Figuras 23 a 26) no Exemplo 3, parece que a proteína que tem estrutura de ordem superior uniforme foi eluída na mesma ordem. O achado de que a posição da ligação de dissulfeto nas Frações B e F, ambas tinham uma alta atividade e foram obtidas como o pico máximo entre outras frações, foi o mesmo, foi também consistente com os achados anteriormente mencionados.
No entanto, os espectros de CD das Frações B e F não combinaram, sugerindo que essas frações tinham diferentes estruturas de ordem superior (Figuras 12 e 20). Isso sugere que a adição de uma cadeia de açúcar pode alterar possivelmente a estrutura de ordem superior de uma proteína causando distorção no dobramento de uma proteína não glicosilada, e outros.
É previsto que tal alteração na estrutura de ordem superior de uma proteína pode afetar a atividade fisiológica considerando que ela também afeta a capacidade de ligação da proteína a um substrato e outros, e também, ela pode afetar a meia-vida sanguínea considerando que ela também afeta a permeabilidade da filtração glomerular, e outros. Com base no acima, entede-se que, quando do uso de uma glicoproteína como um produto farmacêutico, é importante apenas purificar e separar uma proteína que tem uma estrutura de ordem superior constante no estado em que ela é glicosilada para produzir um fármaco que exerce uma atividade fisiológica e meia-vida sanguínea constantes. Com relação a isso, a presente invenção permite isso.
Exemplo de referência 1 - Síntese de um substrato para um teste de atividade inibidora
Síntese de um peptideo de substrato
Em uma coluna de síntese de fase sólida, resina 2- clorotritil (143 mg, 200 μmol) foi colocada, e então foi suficientemente lavada com cloreto de metileno (DCM). Separadamente, DCM (1,2 mL) que tem Fmoc-Phe (232,4 mg, 0,6 mmol) e DIPEA (272,1 μL, 1,6 mmol) dissolvidos nele foi preparado, e despejado na coluna de síntese de fase sólida carregada com a resina, seguida por agitação em temperatura ambiente por duas horas. Após agitação, a resina foi lavada com DCM:MeOH:DIPEA = 17:2:1, DCM, e DMF. Subseqüentemente, o grupo Fmoc foi desprotegido com uma solução 20% piperidina/DMF (2 mL) por 20 minutos. 0 produto resultante foi lavado com DMF e a reação foi confirmada com teste de Kaiser. Logo depois, a extensão da cadeia de peptídeo foi realizada por condensação seqüencial de aminoácidos com o uso do método mostrado abaixo.
Um aminoácido que tem um grupo amino protegido com um grupo Fmoc e HOBt (135,1 mg, 1 mmol) , e DIPCI (153,9 μL, 1 mmol) foi dissolvido em DMF (0,4 mL) e a solução resultante foi ativada por 15 minutos. Logo depois, a solução foi despejada na coluna de síntese de fase sólida, seguida por agitação em temperatura ambiente por uma hora. Após agitação, a resina foi lavada com DCM e DMF. O grupo Fmoc foi desprotegido com uma solução a 20% piperidina/DMF (1 mL) por 20 minutos. A operação acima foi repetida para condensar seqüencialmente aminoácidos. Como o aminoácido que tem um grupo amino protegido, Fmoc-Asn, Fmoc-Cys(Trt), Fmoc-Lys(Boc), Fmoc-Asn, Fmoc-Gly, Fmoc-Tyr(tBu), Fmoc- Thr(tBu), Fmoc-Lys(Boc), Fmoc-Asn, Fmoc-Asp(OtBu), Fmoc- Ser(tBu), e Fmoc-Gly foram usados, e como o último aminoácido, Boc-Cys(Thz)-OH (233,3 mg, 1 mmol), foi usado. Na resina de fase sólida, um peptídeo de 14-resíduos que tem um grupo de proteção de Boc-Cys(Thz)-Gly-Ser(tBu)- Asp(OtBu)-Asn-Lys(Boc)-Thr(tBu)-Tyr(tBu)-Gly-Asn-Lys(Boc)- Cys (Trt)-Asn-Phe (Id. de Seq. N°: 11) foi obtido. Ao peptídeo resultante, uma solução contendo 95% TFA, 2,5% TIPS, e 2,5% H20 (3 mL) foi adicionada, seguida por agitação em temperatura ambiente por duas horas. Após agitação, a resina foi removida por filtração o filtrado foi concentrado sob pressão reduzida. O filtrado concentrado foi purificado por HPLC (coluna VyDAC C4 (Imtakt Inc.), 3 μm, 4,5 x 250 mm, solvente de desenvolvimento A: uma solução aquosa a 0,09% de TFA B: 0,1% TFA acetonitrila : água = 90 : 10 gradiente A : B = 95 : 5 —> 50 : 50 (gradiente de acetonitrila: 4,5% 45%) 15 minutos uma taxa de fluxo de 1,0 mL/min) . O produto resultante foi liofilizado para gerar um peptídeo de 14- resíduos que tem um grupo de proteção de Cys(Thz)-Gly-Ser- Asp-Asn-Lys-Thr-Tyr-Gly-Asn-Lys-Cys-Asn-Phe (Id. de Seq. N°: 16). ESI-MS: cale. para C64H95NI9O23S2 : [M+2H] 2+, 782,34, Encontrado. 782,2
Produção de uma curva de calibragem para um peptídeo de substrato Em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo BSA (0,1 mg/ml) ) , 1,5 mg do peptídeo de 14-resíduos assim sintetizado foi dissolvido. A mistura resultante foi diluída para preparar soluções que têm concentrações de substrato de 0,6 mM, 0,4 mM, 0,2 mM, e 0,1 mM. OD 280 da solução de cada concentração foi medida. Foi feita a medida dos valores assim obtidos e mostrados na Tabela 2 e Figura 35.
Aquisição de gráfico de Michaelis-Menten do peptideo de substrato
Em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo BSA (0,1 mg/ml)), 3,1 mg do peptideo de 14-residuos assim sintetizado (Id. de Seq. N°: 16) foi dissolvido para preparar 2mM de uma solução. Essa solução foi diluída para preparar soluções de substrato que têm concentrações de 1,6 mM, 1,2 mM, 0,8 mM, 0,4 mM, 0,2 mM, 0,1 mM e 0,05 mM. Separadamente, quimiotripsina (1 mg) foi dissolvida em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo BSA (0,1 mg/mL)). A solução resultante foi diluída 10 vezes, e também diluída 10 vezes. A operação acima foi repetida de modo que a solução de 0,1 μg/mL foi preparada. No mesmo tubo de Eppendorf, 50 μ L de uma solução de substrato de cada concentração que foi suficientemente resfriada em gelo e 50 μL da solução da enzima foram transferidos, seguido por incubação por 3 0 minutos a 37°C. Depois de 30 minutos, a reação foi terminada por adição de 10 μL de IN ácido clorídrico. Então, 20 μL da solução resultante da reação foram misturados com 80 μL de tampão até um total de 100 μL, que foi então medido por HPLC. Uma taxa de degradação por unidade de tempo (uma taxa de reação por unidade de tempo) foi calculada da área de pico de HPLC do produto da reação (Figura 36) . A taxa de reação com relação a cada concentração de substrato é mostrada na Tabela 3.


Aquisição de gráfico de Lineweaver-Burk do peptídeo de substrato
Em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo BSA (0,1 mg/ml)), 1,5 mg do peptídeo de 14-residuos assim sintetizado (Id. de Seq. N° : 16) foi dissolvido para preparar 1 mM de uma solução. Essa solução foi diluída para preparar soluções de substrato que têm concentrações de 1 mM, 500 μM, 333 μM, 250 μM, e 200 μM. Separadamente, quimiotripsina (1 mg) foi dissolvida em 1 mL de 0,1 M tampão de fosfato (pH 8,0, contendo BSA (0,1 mg/mL) ) . A solução resultante foi diluída 10 vezes, e também diluída 10 vezes. A operação acima foi repetida de modo que a solução de 0,1 μg/mL foi preparada. No mesmo tubo de Eppendorf, 50 μ L de uma solução de substrato de cada concentração que foi suficientemente resfriada em gelo e 50 μL da solução da enzima foram transferidos, seguido por incubação por 30 minutos a 37°C. Depois de 30 minutos, a reação foi terminada por adição de 10 μL de IN ácido clorídrico. Então, 20 μL da solução resultante da reação foram misturados com 80 μL de tampão até um total de 100 μL, que foi então medido por HPLC. Uma taxa de degradação por unidade de tempo (uma taxa de reação por unidade de tempo) foi calculada da área de pico de HPLC do produto da reação (Figura 37) . Uma inversão da taxa de reação com relação a um inverso de cada concentração de substrato é mostrada na Tabela 4. Tabela 4
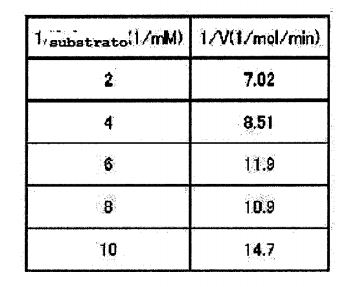
O método de produção da presente invenção permitiu a aquisição de uma glicoproteína que tem uma seqüência de aminoácidos uniforme e estrutura de cadeia de açúcar bem como uma estrutura de ordem superior uniforme. Uma vez que a glicoproteína obtida pelo método de produção da presente invenção tem uma estrutura de ordem superior uniforme, não apenas sua meia-vida sanguínea e transporte intracelular são constantes, mas ela também tem uniformemente uma atividade fisiológica. Além disso, de acordo com a presente invenção, uma mistura de glicoproteínas pode ser controlada de modo a ter uma atividade fisiológica desejada. Conseqüentemente, o método de produção da presente invenção é aplicável particularmente ao desenvolvimento de um produto farmacêutico que utiliza uma glicoproteína. Texto Livre de Listagem de Seqüência Id. de Seq. N°: 1 é a seqüência de aminoácidos que tem um grupo de proteção de Fragmento 1. Id. de Seq. N°: 2 é a seqüência de aminoácidos que tem um grupo benzil tioéster de Fragmento 1. Id. de Seq. N°: 3 é a seqüência de aminoácidos que tem um grupo de proteção de Fragmento 2. Id. de Seq. N° : 4 é a seqüência de aminoácidos glicosilada que tem um grupo de proteção de Fragmento 2. Id. de Seq. N° : 5 é a seqüência de aminoácidos glicosilada que tem um grupo benzil tioéster e um grupo de proteção de Fragmento 2. Id. de Seq. N°: 6 é a seqüência de aminoácidos que tem um grupo de proteção de Fragmento 3. Id. de Seq. N°: 7 é o aminoácido do Fragmento 3. Id. de Seq. N° : 8 é a seqüência de aminoácidos glicosilada que tem um grupo de proteção. Id. de Seq. N°: 9 é uma seqüência de aminoácidos glicosilada. Id. de Seq. N°: 10 é a seqüência de aminoácidos glicosilada de OMSVP3 glicosilado. Id. de Seq. N° : 11 é a seqüência de aminoácidos que tem um grupo de proteção de Fragmento 2'. Id. de Seq. N°: 12 é a seqüência de aminoácidos que tem um grupo benzil tioéster e um grupo de proteção de Fragmento 2'. Id. de Seq. N° : 13 é a seqüência de aminoácidos que tem um grupo de proteção. Id. de Seq. N°: 14 é uma seqüência de aminoácidos. Id. de Seq. N°: 15 é uma seqüência de aminoácidos de OMSVP3 não glicosilado. Id. de Seq. N°: 16 é uma seqüência de aminoácidos que tem um grupo de proteção, que é um substrato de quimiotripsina.