Campo da invenção
[0001] A presente invenção refere-se a um processo para a preparação de (1S,2R)-3-[[(4-aminofenil) sulfonil] (isobutil) amino]-1- benzil-2-hidroxipropilcarbamato de (3R,3aS,6aR)-hexa-hidrofuro [2,3b] furan-3-ila bem como novos intermediários para uso nos ditos processos, cujo processo está sujeito ao aumento de escala industrial. Antecedente
[0002] O vírus que causa a síndrome de imunodeficiência adquirida (AIDS) é conhecido por nomes diferentes, incluindo vírus III de linfócitos T (HTLV-III) ou vírus associado à linfadenopatia (LAV) ou vírus relacionado à AIDS (ARV) ou vírus da imunodeficiência humana (HIV). Até agora, duas famílias distintas foram identificadas, isto é, HIV-1 e HIV-2. Depois disso, o HIV será utilizado para designar de forma genérica estes vírus HIV.
[0003] Uma das vias críticas em um ciclo de vida retroviral é o processamento de precursores de poliproteínas pela protease retroviral. Por exemplo, durante o ciclo de replicação do vírus HIV, os produtos da transcrição dos genes gag e gag-pol são traduzidos na forma de proteínas, que são subsequentemente processadas por uma protease codificada pelo vírus para produzir enzimas virais e proteínas estruturais do núcleo do vírus. Mais comumente, as proteínas precursoras de gag são processadas nas proteínas do núcleo e as proteínas precursoras de pol são processadas nas enzimas virais, por exemplo, transcriptase reversa e protease retroviral. O processamento correto das proteínas precursoras pela protease retroviral é necessário para a montagem de vírions infecciosos, tornando assim a protease retroviral um alvo atraente para terapia antiviral. Em particular para o tratamento de HIV, a protease do HIV é um alvo atraente.
[0004] Vários inibidores de proteases estão no mercado ou estão sendo desenvolvidos. Os inibidores de proteases de HIV de hidroxietil- amino sulfonamida, por exemplo, 4-aminobenzeno hidróxi-etilamino sulfonamidas, foram descritos como possuindo propriedades farmacológicas e farmacocinéticas favoráveis contra o vírus HIV do tipo selvagem ou mutante. Amprenavir é um representante disponível comercialmente desta classe de inibidores de proteases de 4- aminobenzeno hidroxietilamino sulfonamida. Um processo para a síntese de amprenavir é descrito na WO99/48885 (Glaxo Group Ltd.).
[0005] As 4-aminobenzeno hidroxietilamino sulfonamidas também podem ser preparadas de acordo com os procedimentos descritos em EP 715618, WO 99/67254, WO 99/67417, US 6.248.775 e WO 2007/060253 e em Bioorganic and Chemistry Letters, Vol. 8, pp. 687690, 1998, Bioorganic and Medicinal Chemistry Letters 14 (2004)959963 e J. Med. Chem. 2005, 48,1813-1822, dos quais todos são incorporados aqui como referência.
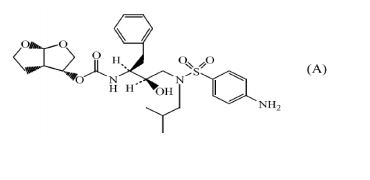
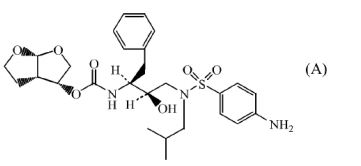
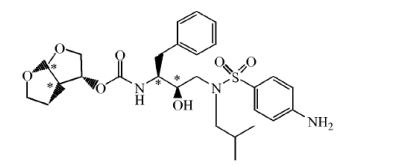
[0006] Um inibidor de protease que foi aprovado nos EUA para uso clínico humano para o tratamento de infecções retrovirais é o composto que possui o nome aprovado por USAN darunavir com o nome químico (1S,2R)-3-[[(4-aminofenil) sulfonil] (isobutil) amino]-1- benzil-2-hidroxipropil-carbamato de (3R,3aS,6aR)-hexa-hidrofuro [2,3b] furan-3-ila e a estrutura da fórmula (A):
[0007] Darunavir é empregado na clínica na forma de seu derivado de solvato de etanolato.
[0008] Os métodos adequados para a preparação de darunavir são divulgados na WO 99/67417 (USA, The Secretary, Dpt. of Health and Human Services) e na WO 99/67254 (USA, The Secretary, Dpt. of Health and Human Services and The Board of Trustees of the University of Illinois) e na WO 03/106461 (Tibotec N.V.) e na WO 2005/ 063770 (Tibotec Pharmaceuticals).
[0009] A EP 1466896 (Ajinomoto KK) refere-se a um processo para a produção de derivados de benzenossulfonamida cristalina. Em particular, fornece uma cristalização para (2R,3S)-N-(3-amino-2-hidróxi-4- fenilbutil)-N-isobutil-4-amino-benzeno-sulfonamida, que é um intermediário de interesse para a preparação de darunavir.
[00010] Para que uma rota química seja adequada para escala industrial, esta deve produzir compostos em rendimentos e pureza aceitáveis enquanto é fácil e simples de realizar, bem como eficiente em relação ao custo. Como tal, foi descoberto um novo processo para a síntese de darunavir que é susceptível ao uso em uma escala industrial.
[00011] Em particular, a presente invenção fornece um processo conveniente para a produção de darunavir e intermediários, solvatos, sais de adição, formas polimórficas e/ou pseudopolimórficas dos mesmos em uma escala industrial.
[00012] Os reagentes utilizados adicionalmente no dito processo são seguros e disponíveis a granel. Além disso, cada etapa do dito método é realizada em condições controláveis e fornece o composto desejado em rendimentos ótimos. Além disso, cada etapa do dito processo é realizada de forma estereosseletiva, o que permite a síntese de formas estereoisoméricas puras dos compostos desejados. O último estágio do processo, que envolve a redução de um grupo nitro para formar um grupo amino, é especialmente vantajoso uma vez que fornece o composto desejado em uma forma relativamente pura com quantidades mínimas de impurezas associadas. Ainda, muitos dos estágios podem ser realizados sequencialmente sem a remoção dos compostos intermediários do recipiente de reação.
[00013] Outros objetivos e vantagens da presente invenção se tornarão evidentes partindo da descrição detalhada a seguir tomada em associação com os exemplos em anexo.
Descrição detalhada da invenção
[00014] A presente invenção refere-se a um processo para a preparação de darunavir da fórmula (A) ou um solvato, um sal de adição ou uma forma polimórfica ou pseudopolimórfica do mesmo:
[00015] que compreende:
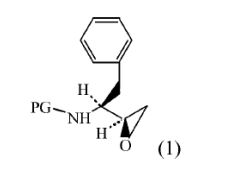
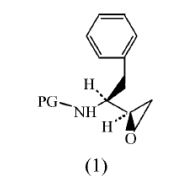
[00016] (i) a reação de um composto da fórmula (1):
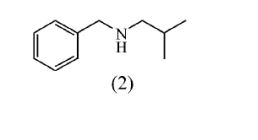
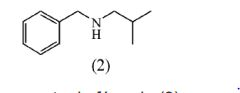
[00017] em que PG representa um grupo protetor de amino, com N- benzil-isobutilamina, a saber um composto da fórmula (2):
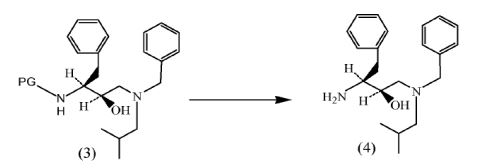
[00018] para a obtenção de um composto da fórmula (3):
[00019] (ii) o tratamento do composto da fórmula (3) para remover o grupo protetor PG para a obtenção de um composto da fórmula (4):
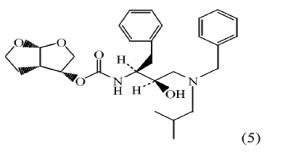
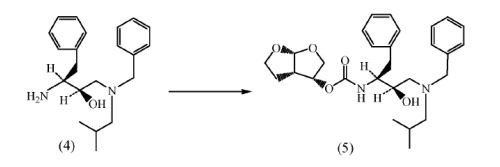
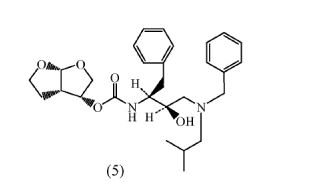
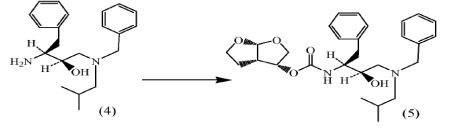
[00020] (iii) o acoplamento do composto da fórmula (4) com um derivado de (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan-3-ila para a obtenção do composto da fórmula (5):
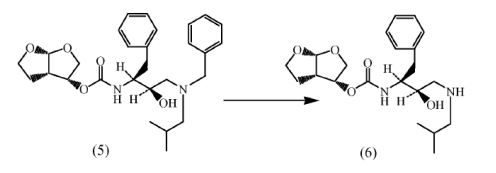
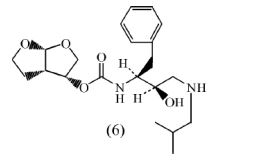
[00021] (iv) a remoção do grupo N-benzila do composto da fórmula (5) para a obtenção de um composto da fórmula (6):
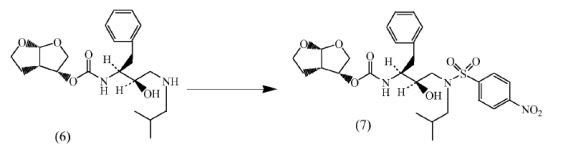
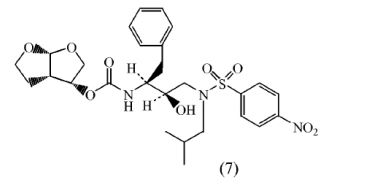
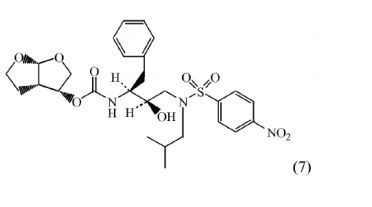
[00022] (v) a introdução de um grupo p-nitrofenilsulfonila no composto da fórmula (6) para a obtenção de um composto da fórmula (7):
[00023] (vi) a redução do grupo nitro do composto da fórmula (7) para formar darunavir ou um solvato, um sal de adição ou uma forma polimórfica ou pseudopolimórfica do mesmo.
Composto da fórmula (1)
[00024] O composto da fórmula (1) é
(D
[00025] em que PG representa um grupo protetor de amino.
[00026] O termo "grupo protetor de amino" como utilizado aqui se refere a um ou mais substituintes que podem ser removidos de forma seletiva no grupo amino comumente empregado para bloquear ou para proteger a funcionalidade de amino contra reações secundárias indesejáveis durante procedimentos de síntese e inclui todos os grupos de proteção de amino convencionais. Os exemplos de grupos protetores de amino incluem os grupos de bloqueio de uretano, tais como t-butóxi-carbonila ("Boc"), 2-(4-bifenilil)propil(2)oxicarbonila ("Bpoc"), 2-fenilpropil(2)oxicarbonila ("Poc"), 2-(4- xenil)isopropoxicarbonila, isopropoxicarbonila, 1,1 -difeniletil(1)- oxicarbo-nila, 1,1-difenilpropil(1)oxicarbonila, 2-(3,5- dimetoxifenil)propil(2)-oxicarbonila ("Ddz"), 2-(p-5- toluil)propil(2)oxicarbonila, 1 -metilciclopentanilóxi-carbonila, ciclo- hexaniloxicarbonila, 1 -metilciclo-hexaniloxicarbonila, 2-metil-ciclo- hexaniloxicarbonila, etoxicarbonila, 2-(4-toluilsulfonil)etoxicarbonila, 2- (metilsulfonil)-etoxicarbonila, 2-(trifenilfosfino)-etoxicarbonila, 9- fluoroenilme-toxicarbonila ("Fmoc"), 2-(trimetilsilil) etoxicarbonila, alilóxi-carbonila, 1 -(trimetilsililmetil)prop-1-eniloxicarbonila, 5- benzisoxalilmetóxi-carbonila, 4-acetoxibenziloxicarbonila, 2,2,2- tricloroetoxicarbonila, tribromo-etoxicarbo-nila, 2-etinil(2)propoxicarbonila, ciclopropilmetoxicarbonila, isoborniloxicarbonila, 1-piperidiloxicarbonila, benziloxicarbonila ("Z" ou "Cbz"), 4-fenilbenzilo-xicarbonila, 2- metilbenzilóxi-carbonila, α-2,4,5,-tetrametil-benziloxicarbonila ("Tmz"), 4- metoxibenziloxicarbonila, 4-fluorobenzilóxi-carbonila, 4-cloroben- ziloxicarbonila, 3-clorobenziloxicarbonila, 2-clorobenzilóxi-carbonila, diclorobenziloxicarbonila, 4-bromobenziloxicarbonila, orto-bromobenzil- oxicarbonila, 3-bromobenziloxicarbonila, 4-nitrobenziloxicarbonila, 4- cianobenzil-oxicarbo-nila, 4-(decilóxi)benziloxicarbonila e similares; o grupo benzoilmetilsulfonila, o grupo ditiassuccinoíla ("Dts"), o grupo 2- (nitro)fenilsulfenila ("Nps"), o grupo óxido de difenilfosfino e similares. A espécie de grupo protetor de amino empregada geralmente não é crítica contanto que o grupo amino derivatizado seja estável nas condições das reações subsequentes e possa ser removido no ponto apropriado sem atrapalhar o restante do composto.
[00027] Os exemplos adicionais de grupos protetores de amino incluem fenilacetila, formila ("For"), tritila (Trt), acetila, trifluoro acetila (TFA), tricloro acetila, dicloro acetila, cloro acetila, bromoacetila, iodoacetila, benzoíla, tert-amiloxicarbonila, tert-butoxicarbonila, 3,4- dimetoxibenziloxicarbonila, 4-(fenilazo)benziloxicarbonila, 2-furfurilóxi- carbonila, difenilmetoxicarbonila, 1,1-dimetilpropoxicarbonila, ftalila ou ftalimido, succinila, alanila, leucila e 8-quinoliloxicarbonila, benzila, difenil- metila, 2-nitrofeniltio, 2,4-dinitrofeniltio, metanossulfonila, paratolueno- sulfonila, N,N-dimetilaminometileno, benzilideno, 2-hidroxibenzilideno, 2- hidróxi-5-clorobenzilideno, 2-hidróxi-1-naftilmetileno, 3-hidróxi-4- piridilmetileno, ciclo-hexilideno, 2-etoxicarbonil-ciclo-hexilideno, 2-etóxi- carbonilciclopentilideno, 2-acetilciclo-hexilideno, 3,3-dimetil-5-oxiciclo- hexilideno, difenilfosforila, dibenzilfosforila, 5-metil-2-oxo-2H-1,3-dioxol-4-il- metila, trimetilsilila, trietilsilila, trifenilsilila, 2-(p-bifenil)-1-metiletóxi-carbonila, di-isopropilmetoxicarbonila, ciclopentiloxicarbonila, adamantiloxicarbonila, trifenilmetila, trimetilsilano, feniltiocarbonila, paranitrobenzilcarbonila.
[00028] Outros grupos protetores de amino incluem 2,7-di-t-butil-[9- (10,10-dioxo-10,10,10,10-tetra-hidrotio-xantil)]metiloxicarbonila; 2-trimetil- sililetiloxicarbonila; 2-feniletiloxicarbonila; 1,1-dimetil-2,2-dibromoetiloxicar- bonila; 1-metil-1-(4-bifenilil)etiloxicarbonila; p-nitrobenziloxicarbonila; 2-(p- toluenossulfonil)-etiloxicarbonila; m-cloro-p-aciloxibenziloxicarbonila; 5- benziisoxazolilmetil-oxicarbonila; p-(di-hidroxiboril)benziloxicarbonila; m- nitrofeniloxicarbonila; o-nitrobenziloxicarbonila; 3,5-dimetoxibenziloxicar- bonila; 3,4-dimetóxi-6-nitro-benziloxicarbonila; N’-p-toluenossulfonilamino- carbonila; t-amiloxicarbonila; p-deciloxibenziloxicarbonila; 2,2-dimetoxicar- bonilviniloxicarbonila; di(2-piridil)metiloxicarbonila; 2- furanilmetiloxicarbonila; ditiassuccinimida; 2,5-dimetilpirrol; 5- dibenzilsuberila; e, metanossulfonamida. O grupo protetor de amino preferido é Boc.
[00029] Outros grupos protetores incluem benzila; difenilmetila (isto é, benzidrila); tritila (trifenilmetila); alfa metil-benzila; 4-metoxibenzila; (4,4’- metoxidifenil)-metila; 2,4-dimetoxibenzila; 2-hidroxibenzila; ou 4- nitrobenzila; 2-nitrobenzila; tais grupos podem ser removidos através de hidrogenção com Pd/C/etanol ou com amônio formamida / Pd/C/etanol/ácido acético; um grupo protetor alternativo é 2,4-dinitro- benzila que pode ser removido com uma base tal como amônia, piperidina, morfolino e um solvente polar tal como dimetilformamida ou acetonitrila.
[00030] Os exemplos adicionais de grupos protetores de amino são bem conhecidos na síntese orgânica e na arte de peptídeos e são descritos, por exemplo, por T. W. Greene e P. G. M. Wuts, Protective Groups in Organic Synthesis, 2a ed., John Wiley and Sons, New York, Capítulo 7, 1991; M. Bodanzsky, Principles of Peptide Synthesis, 1a e 2a ed. revisadas, Springer-Verlag, New York, 1984 e 1993; Stewart e Young, Solid Phase Peptide Synthesis, 2a ed., Pierce Chemical Co, Rockford, IL 1984; L. Fieser e M. Fieser, Fieser e Fieser’s Reagents for Organic Synthesis, John Wiley and Sons (1994); L. Paquette, ed. Enciclopedia of Reagents for Organic Synthesis, John Wiley and Sons (1995). Os grupos protetores de amino adequados também são fornecidos, por exemplo, na WO 98/07685.
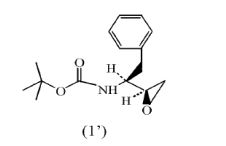
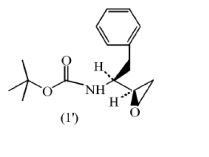
[00031] Preferencialmente o composto da fórmula (1) é o composto da fórmula (1’) que é mostrado abaixo em que PG é um grupo tert- butiloxicarbonila ou "Boc". Os compostos das fórmulas (1) e (1’) estão disponíveis comercialmente e podem ser preparados de várias maneiras disponíveis na literatura, por exemplo, como descrito na WO 95/06030 (Searle & Co.), como descrito pela Kaneka Corporation nas EP0754669 EP1029856 e EP1067125 e como divulgado por Ajinomoto KK nas EP1081133e EP1215209.
[00032] O composto da fórmula (1) é submetido a uma aminação no epóxido com o composto da fórmula (2) para a obtenção do composto da fórmula (3):
[00033] O termo "aminação" como utilizado aqui se refere a um processo em que uma amina, a saber, N-benzil-isobutilamina da fórmula (2), é introduzida na molécula orgânica da fórmula (1). A aminação do composto da fórmula (1) pode ser realizada de maneira convencional, por exemplo, como descrito abaixo.
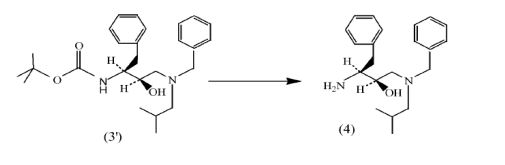
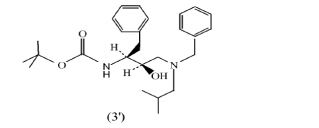
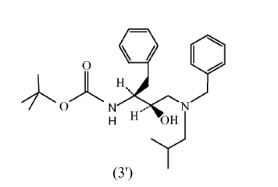
[00034] Em uma modalidade preferida, o composto da fórmula (1’) é reagido com N-benzil-isobutilamina da fórmula (2) para produzir um composto da fórmula (3’):
[00035] O composto da fórmula (3’) é um novo composto e constitui uma característica adicional da presente invenção.
[00036] A presente invenção fornece, portanto, o composto da fórmula (3’):
[00037] incluindo outras formas estereoisoméricas e sais de adição e solvatos (incluindo hidratos) do mesmo. Em particular, a invenção fornece o composto da fórmula (3’) para a preparação de um inibidor de protease do HIV, mais em particular, para a preparação de darunavir ou um solvato, um sal de adição ou uma forma polimórfica ou pseudopolimórfica do mesmo.
[00038] A aminação de epóxidos é descrita, por exemplo, em March, Advanced Organic Chemistry 368-69 (3a Ed. 1985) e McManus e outros, 3 Synth. Comm. 177 (1973), que são incorporados aqui como referência.
[00039] O processo de aminação é geralmente realizado na presença de um ou mais solventes. Os solventes adequados incluem solventes orgânicos próticos, não próticos e apróticos dipolares tais como, por exemplo, aqueles em que o solvente é um álcool, tal como metanol, etanol, isopropanol, n-butanol, t-butanol e similares; cetonas tal como acetona; éteres tais como dietil éter, tetra-hidrofurano, dioxano e similares; ésteres tal como acetato de etila; aminas tal como trietilamina; amidas tal como N,N-dimetilformamida ou dimetilacetamida; solventes clorados tal como diclorometano e outros solventes tais como tolueno, dimetil sulfóxido, acetonitrila e misturas dos mesmos. Um solvente preferido é tolueno.
[00040] De forma conveniente a reação pode ser realizada ao longo de uma faixa ampla de temperaturas, por exemplo, de aproximadamente - 20°C até aproximadamente 200°C, mas é preferencialmente, embora não necessariamente, realizada a uma temperatura na qual o solvente sofre refluxo, isto é, entre 40°C e 100°C, mais preferencialmente entre 60°C e 90°C.
[00041] Em uma modalidade da invenção, a reação de aminação é realizada com N-benzil-isobutilamina, utilizando álcool isopropílico como solvente e aquecendo a aproximadamente 82°C durante aproximadamente três horas.
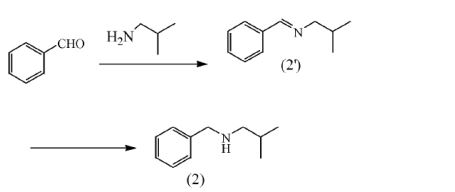
[00042] A N-benzil-isobutilamina utilizada no processo anterior pode ser preparada de maneira convencional, por exemplo, através da reação de benzaldeído com isobutilamina para formar uma imina da fórmula (2’) que é então reduzida para formar o composto desejado da fórmula (2):
[00043] A reação do benzaldeído e a isobutilamina pode ser realizada sob várias condições, por exemplo, através dos procedimentos a seguir: (a1) com sulfato de sódio, sulfato de magnésio ou trietilamina em um solvente tal como metanol, etanol, tetra-hidrofurano, éter dietílico, tolueno, benzeno, diclorometano ou uma mistura de solventes tais como metanol/diclorometano, benzeno/etanol a uma temperatura entre a temperatura ambiente e a temperatura de refluxo; (a2) com hidróxido de sódio, hidróxido de potássio ou hidróxido de lítio em um solvente tal como etanol, metanol, isopropanol, água ou uma mistura de solventes tais como etanol/água a uma temperatura entre a temperatura ambiente e a temperatura de refluxo; (a3) com carbonato de potássio ou carbonato de sódio em metanol a uma temperatura entre a temperatura ambiente e a temperatura de refluxo; (a4) com uma peneira molecular em diclorometano à temperatura ambiente, com a amina presente como o sal de cloreto de amônio. (Synthetic Communications, 33:24, 4331-4338); (a5) com cloreto de titânio, trietilamina e sulfato de sódio anidrido em diclorometano à temperatura ambiente, com a amina presente como o sal de cloreto de amônio. (Synthetic Communications, 33:24, 4331-4338); (a6) com metanolato de sódio ou metanolato de lítio em metanol a uma temperatura entre temperatura ambiente e 55-60°C; (a7) com acetato de sódio em metanol ou etanol a uma temperatura entre a temperatura ambiente e a temperatura de refluxo; (a8) com ortoformiato de metila como solvente e para remover a água; (a9) com ácido p-tolueno-sulfônico em tolueno ou xileno, a água sendo removida por destilação azeotrópica; (a10) com tolueno ou xileno como solvente, a água sendo removida por destilação azeotrópica; (a11) com metanol, etanol ou diclorometano como solvente a uma temperatura entre a temperatura ambiente e a temperatura de refluxo; (a12) com misturas de solventes que compreendem água/etanol, água/metanol, metanol/diclorometano ou etanol/diclorometano a uma temperatura entre a temperatura ambiente e a temperatura de refluxo; ou (a13) com sódio em um solvente de metanol.
[00044] A reação do benzaldeído e a isobutilamina é mais preferencialmente realizada, por exemplo, em um solvente orgânico apropriado tal como metanol, geralmente a uma temperatura ligeiramente elevada, por exemplo, 20-50°C preferencialmente na faixa de 18-36°C.
[00045] O composto de imina resultante da fórmula (2’) pode então ser reduzido para formar um composto da fórmula (2) utilizando vários procedimentos de redução por exemplo: (b1) com boridreto de sódio (se desejado em combinação com tetracloreto de zircônio, cloreto de cério, tetracloreto de titânio, cloreto de níquel, cloreto de paládio ou tetra isopropóxi titânio), boridreto de lítio, boridreto de potássio, boridreto de lítio e alumínio, boridreto de zinco, boridretos de alquila, acetato de boridreto de sódio, triacetato de boridreto de sódio, ciano boridreto de sódio, ciano boridreto de lítio ou borano em um solvente tal como metanol, etanol, isopropanol, tetra-hidrofurano, éter dietílico ou acetonitrila aquosa, por exemplo, na presença de um ácido tal como ácido acético, ácido trifluoroacético ou ácido clorídrico; (b2) com hidrogênio e um catalisador que compreende Pd/C, RaNi, Pt/C OrPtO2 em um solvente que compreende metanol, etanol, isopropanol ou tetra-hidrofurano; (b3) com zinco em um meio ácido; ou zinco/CeCh ou CeCl3-VH2O, em um solvente que compreende tetra-hidrofurano; (b4) com ácido fórmico; (b5) com um complexo de cloridrato de N-dibutilestanho- hexametilfosforamida (HMPA) em um solvente que compreende tetra- hidrofurano (JOC 1998, 63, 383-385); (b6) com sódio em etanol; (b7) cianoboridreto de sódio e ácido acético em N,N- dimetilformamida (JOC 2006, 71 (4), 1322-1329); (b8) com boridreto de n-tetrabutilamônio em um solvente que compreende tetra-hidrofurano ou diclorometano à temperatura ambiente (Tetrahedron Letters 42 (2001) 719-721); (b9) com ródio, irídio ou fosfinas quirais de rutênio (exemplo BINAP = 2,2-Bis (difenilfosfino)-1,1’-binaftila) complexos e hidrogenação em um solvente que compreende metanol ou benzeno; (b10) com Red-A1 (hidreto de alumínio de bis (2-metóxi etóxi)) ou DIBAL (hidreto de alumínio de di-isobutila) em um solvente de benzeno à temperatura ambiente; (b11) com um amina-borano e ácido acético em um solvente de diclorometano; (b12) com cianoboridreto de sódio e cloreto de zinco na mistura de solventes que compreende éter dietílico/metanol; (b13) com hidreto de trietilsilila ou hidreto de dimetilfenilsilila na presença de ácido trifluoroacético; ou (b14) com um catalisador de cloreto de níquel-areno de lítio-(por exemplo, sustentando por polímero) na presença de naftaleno ou DTBB (4,4’-bis(1,1-dimetiletil)-1,1’-bifenila) como carreador de elétrons (Chemical Society Reviews. 2004, 33, 284-293).
[00046] O composto de imina resultante da fórmula (2’) é mais preferencialmente reduzido, por exemplo, através do tratamento com boridreto de sódio, de forma conveniente em um solvente orgânico tal como metanol a uma temperatura baixa, por exemplo, 0-5°C.
[00047] O composto da fórmula (4) é obtido através da desproteção de um composto da fórmula (3) sob condições ácidas convencionais. Alternativamente podem ser aplicadas condições básicas.
[00048] Em uma modalidade preferida um composto da fórmula (4) pode ser preparado através da desproteção de um composto da fórmula (3’)
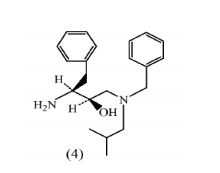
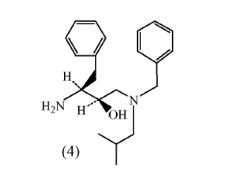
[00049] O composto da fórmula (4) é um novo composto e constitui uma modalidade adicional da presente invenção.
[00050] A presente invenção fornece, portanto, o composto da fórmula (4):
[00051] incluindo outras formas estereoisoméricas e sais de adição e solvatos (incluindo hidratos) do mesmo. Em particular, a invenção fornece o composto da fórmula (4) para a preparação de um inibidor de protease do HIV, mais em particular, para a preparação de darunavir ou um solvato, um sal de adição ou uma forma polimórfica ou pseudopolimórfica do mesmo.
[00052] A remoção do grupo protetor de amino pode ser conseguida utilizando condições que não afetarão a parte restante da molécula. Estes métodos são bem conhecidos na arte e incluem hidrólise ácida, hidrogenólise e similares, utilizando assim ácidos comumente conhecidos em solventes adequados.
[00053] Os exemplos de ácidos empregados na remoção do grupo protetor de amino incluem ácidos inorgânicos tais como cloreto de hidrogênio, ácido nítrico, ácido clorídrico, ácido sulfúrico e ácido fosfórico; ácidos orgânicos tais como ácido acético, ácido trifluoroacético, ácido metanossulfônico e ácido p-toluenossulfônico; ácidos de Lewis tal como trifluoreto de boro; resinas de troca iônica catiônica ácida tal como Dowex 50W™. Destes ácidos, os ácidos inorgânicos e os ácidos orgânicos são preferidos. O ácido clorídrico, o ácido sulfúrico, o ácido fosfórico e o ácido trifluoroacético são mais preferidos e o ácido clorídrico é mais preferido.
[00054] O solvente empregado durante a desproteção de intermediários das fórmulas (3) e (3’) não é particularmente limitado contanto que não possua efeito adverso sobre a reação e dissolva os materiais de partida pelo menos até a mesma extensão. Os solventes adequados são hidrocarbonetos alifáticos tais como hexano, heptano e éter de petróleo; hidrocarbonetos aromáticos tais como benzeno, tolueno, xileno e mesitileno; hidrocarbonetos halogenados tais como cloreto de metileno, clorofórmio, tetracloreto de carbono e dicloro etano; éteres tais como éter dietílico, tetra-hidrofurano, 1,4-dioxano e 1,2-dimetoxietano; alcoóis tais como metanol, etanol, propanol, isopropanol e butanol; ésteres tais como acetato de metila, acetato de etila, propionato de metila e propionato de etila; nitritos tal como acetonitrila; amidas tais como N,N- dimetilformamida e N,N-dimetilacetamida; sulfóxidos tal como sulfóxido de dimetila e misturas do mesmo. Os hidrocarbonetos aromáticos, os alcoóis e os ésteres são preferidos. Os alcoóis e a água são mais preferidos e a água, o isopropanol, o etanol e o metanol são particularmente preferidos, o etanol sendo mais preferido como um solvente.
[00055] A temperatura de reação empregada depende de vários fatores tais como a natureza dos materiais de partida, dos solventes e dos ácidos. Entretanto, fica geralmente entre -20°C e 150°C e fica preferencialmente entre 30°C e 100°C, ainda mais preferencialmente a uma temperatura de refluxo.
[00056] Os exemplos de reagentes e de métodos para a desproteção de aminas dos grupos protetores de amino podem ser adicionalmente encontrados em Protective Groups in Organic Synthesis by Theodora W. Greene, New York, John Wiley and Sons, Inc., 1981, incorporado aqui como referência.
[00057] Como os versados na técnica reconhecerão, a escolha do grupo protetor de amino empregado em uma etapa anterior do processo determinará os reagentes e os procedimentos utilizados na remoção do dito grupo protetor de amino.
[00058] O composto da fórmula (5) é obtido através do acoplamento de um composto da fórmula (4) com um derivado de (3R,3aS,6aR)-hexa- hidrofuro [2,3-b] furan-3-ila:
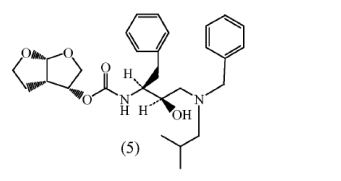
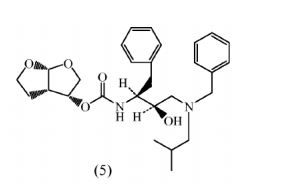
[00059] O composto da fórmula (5) é um novo composto e, portanto, constitui uma modalidade adicional da presente invenção.
[00060] A presente invenção fornece, portanto, o composto da fórmula (5):
[00061] incluindo outras formas estereoisoméricas e sais de adição e solvatos (incluindo hidratos) do mesmo. Em particular, a invenção fornece o composto da fórmula (5) para a preparação de um inibidor de protease do HIV, mais em particular, para a preparação de darunavir ou um solvato, um sal de adição ou uma forma polimórfica ou pseudopolimórfica do mesmo.
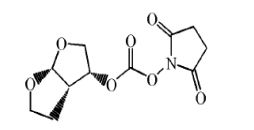
[00062] O derivado de (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan-3-ila empregado na reação acima que compreende (3R,3aS,6aR)-hexa- hidrofuro [2,3-b] furan-3-ol e precursores do mesmo, pode ser sintetizado como descrito na WO 03/022853. O (3R,3aS,6aR)-hexa-hidro-furo [2,3-b] furan-3-ol e os precursores do mesmo são adequadamente ativados com agentes de acoplamento para gerar um derivado de (3R,3aS,6aR)-hexa- hidrofuro [2,3-b] furan-3-ila que pode sofrer carbamoilação com o composto da fórmula (4). A ativação de (3R,3aS,6aR)-hexa-hidrofuro [2,3b] furan-3-ol e precursores do mesmo com o agente de acoplamento ocorre preferencialmente antes do acoplamento com o composto da fórmula (4). A dita ativação de (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan- 3-ol e precursores do mesmo e seu acoplamento com o composto da fórmula (4) possui a vantagem adicional de ser um procedimento de um único recipiente, uma vez que o isolamento do intermediário ativado não é necessário.
[00063] Os precursores de (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan- 3-ol são aqueles compostos em que o oxigênio da função de álcool é protegido com grupos protetores de O, tais como éter t-butílico ("Boc"), acetatos, grupos benzila, éteres benzílicos, alilas, grupos protetores de silila tais como tert-butildimetilsilila (TBS), trimetilsililetoximetila (SEM), grupos alcoxialquila tais como metoxietoximetila (MEM), metoximetila (MOM), tetra-hidropiranila (THP), tetra-hidropiranila (THE) e similares. Quando os precursores de (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan-3-ol são empregados, a desproteção pode ser realizada antes do acoplamento ou in situ. A remoção dos grupos protetores de álcool pode ser conseguida em condições ácidas ou básicas, sendo as condições ácidas preferidas. Os grupos protetores são bem conhecidos na técnica, ver, por exemplo, Greene, T. W. Protective Groups in Organic Synthesis, John Wiley and Sons, Inc. New York, 1991.
[00064] Alternativamente, o (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan- 3-ol e os precursores do mesmo podem ser obtidos através de uma resolução diastereosseletiva dinâmica de uma mistura de racematos de hexa-hidrofuro [2,3-b] furan-3-ol. Em tal caso, a mistura de racematos é submetida à ação de certas enzimas tais como lipase pancreática suína, de Candida cilindracea, pancreatina e similares, na presença de solventes adequados e reagentes tais como anidrido acético e acetato de vinila. Esta rota alternativa permite a produção in situ do enanciômero de (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan-3-ol desejado, que pode ser convenientemente ativado em um procedimento de um único recipiente; o estereoisômero indesejado é bloqueado ou tornado inerte.
[00065] Os exemplos de agentes de acoplamento utilizados nas reações de carbamoilação são carbonatos tais como bis-(4- nitrofenil)carbonato, carbonato de dissuccinimidila (DSC), carbonil diimidazol (CDI). Outros agentes de acoplamento incluem cloroformiatos, tais como p-nitrofenilcloro-formiato, fosgênios tais como fosgênio e trifosgênio.
[00066] Em particular, quando o (3R,3aS,6aR)-hexa-hidrofuro [2,3b] furan-3-ol é processado com carbonato de dissuccinimidila, 1- ([[(3R,3aS,6aR)hexa-hidrofuro[2,3-b]furan-3-ilóxi]-carbonil]óxi)-2,5- pirrolidinadiona é obtida. O dito composto é um derivado de (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan-3-ila preferido.
[00067] A reação de (3R,3aS,6aR)-hexa-hidrofuro [2,3-b] furan-3-ol com carbonato de dissuccinimidila pode ser realizada, por exemplo, através da dissolução do composto furan-3-ol em um solvente adequado tal como acetonitrila da adição de uma base tal como trietilamina seguida pela adição do carbonato de dissuccinimidila, mantendo a temperatura preferencialmente abaixo de 35°C. A mistura de reação é preferencialmente agitada a uma temperatura de aproximadamente 20°C durante um período de aproximadamente três horas.
[00068] A reação de um derivado de (3R,3aS,6aR)-hexa-hidrofuro [2,3b] furan-3-ila com o composto da fórmula (4) será realizada na presença de solventes adequados tais como tetra-hidrofurano, dimetilformamida, acetonitrila, dioxano, diclorometano ou clorofórmio e opcionalmente com bases, tal como trietilamina embora combinações adicionais dos solventes e das bases divulgados anteriormente aqui também sejam incorporadas.
[00069] Dentre os solventes, os solventes preferidos são solventes apróticos tais como tetra-hidrofurano, acetonitrila, dimetilformamida, acetato de etila e similares, a dimetilformamida sendo especialmente preferida. A reação é preferencialmente realizada na presença de uma base tal como trietilamina para atingir um pH de preferencialmente 7-8.
[00070] A reação de carbamoilação é adequadamente realizada a uma temperatura entre -70°C e 40°C, preferencialmente entre -10°C e 20°C, especialmente 15-18°C.
[00071] O composto da fórmula (6) pode ser obtido através da remoção do grupo N-benzila de um composto da fórmula (5):
[00072] O composto da fórmula (6) é divulgado nos relatórios descritivos de patentes WO 2004/016619, WO 2005/110428, 2005/087728, WO 2007/ 060249 e WO 2007/060253.
[00073] A remoção do grupo protetor de N-benzila pode ser realizada de maneira convencional, por exemplo, através de qualquer um dos procedimentos a seguir:
[00074] (c1) com hidrogênio na presença de um catalisador de Pd/C ou Pd(OH)2, opcionalmente na presença de um ácido tal como ácido fórmico, ácido acético ou ácido clorídrico, opcionalmente na presença de uma base tal como carbonato de potássio ou hidrazina hidratada, opcionalmente na presença de hipofosfato de sódio ou amônio formamida, em um solvente que compreende metanol, etanol, tetra-hidrofurano, ciclo-hexeno ou ciclo- hexadieno, à temperatura ambiente ou uma temperatura elevada e opcionalmente sob pressão atmosférica ou superatmosférica; (c2) com sódio e amônia; (c3) com lítio e uma base tal como etilamina, bismetilamina ou trietilamina, em um solvente tal como tert-butanol ou tetra- hidrofurano; ou (c4) com polimetil-hidrossiloxano, Pd(OH)2 e um solvente de etanol, à temperatura ambiente.
[00075] A remoção do grupo protetor de N-benzila é mais preferencialmente realizada através da redução catalítica com Pd/C em um solvente orgânico apropriado tal como metanol, a uma temperatura elevada, preferencialmente 20-50°C.
[00076] O composto da fórmula (7) é preparado através da introdução do grupamento sulfonila, p-nitrobenzeno-SO2-, no intermediário da fórmula (6):
[00077] O composto da fórmula (7) é divulgado em J. Med. Chem. 2005, 48, 1813-1822.
[00078] O composto da fórmula (6) pode, portanto, ser reagido com um agente de sulfonilação para a obtenção de um composto da fórmula (7).
[00079] O termo "sulfonilação" como utilizado aqui se refere a um processo em que o grupamento de p-nitrobenzeno-sulfonila é introduzido na molécula orgânica da fórmula (6). O termo "sulfonação" como utilizado aqui se refere a um processo em que um agente de sulfonilação é preparado. O termo "agente de sulfonilação" refere-se a derivados de p-nitrobenzenossulfonila, tais como derivados de halo p- nitrobenzenossulfonila; o termo "halo" como utilizado aqui é genérico ao flúor, ao cloro, ao bromo e ao iodo.
[00080] Os agentes de sulfonilação e em particular os derivados de halo p-nitrobenzenossulfonila, podem ser preparados através da oxidação de tióis em cloretos de sulfonila utilizando cloro na presença de água sob condições cuidadosamente controladas. Adicionalmente, os ácidos sulfônicos podem ser convertidos em halogenetos de sulfonila utilizando reagentes tais como PCl5 e também em anidridos utilizando reagentes de desidratação adequados. Os ácidos sulfônicos podem por sua vez ser preparados utilizando procedimentos bem conhecidos na técnica. Tais ácidos sulfônicos também estão disponíveis comercialmente. Os agentes de sulfonilação podem também ser preparados através dos procedimentos de sulfonação descritos em "Sulfonation and Related Reactions", por E. E. Gilbert, R. E. Krieger Publishing Co. Huntington, N.Y. (1977), "Mechanistic Aspects of Aromatic Sulfonation e Desulfonation", por H. Cerfontain, Interscience Publishers, New York (1968) e na US 6455738, "Process for the sulfonation of an aromatic compound", todos incorporados aqui como referência.
[00081] O tratamento de compostos da fórmula (6) com o agente de sulfonilação pode ser realizado na presença de um solvente mantendo a temperatura preferencialmente a 0-5°C durante a reação inicial e então mantendo a temperatura preferencialmente a aproximadamente 20°C. Após a sulfonilação, qualquer agente de sulfonilação ou sais remanescentes são preferencialmente, embora não necessariamente, removidos da mistura de reação. Esta remoção pode ser realizada através da lavagem repetida com água, da alteração do pH, da separação de fases orgânicas e aquosas, de ultrafiltração, de osmose inversa, de centrifugação e/ou de filtração ou similar.
[00082] O composto da fórmula (7) pode ser preparado através da reação de um agente de sulfonilação com o composto da fórmula (6) em um solvente adequado sob condições alcalinas. As condições alcalinas adequadas incluem bases inorgânicas ou orgânicas não nucleofílicas convencionais e/ou agentes de eliminação de ácidos. As bases inorgânicas ou orgânicas não nucleofílicas convencionais incluem, por exemplo, hidretos, hidróxidos, amidas, alcoolatos, acetatos, carbonatos ou bicarbonatos de metais alcalinoterrosos ou hidretos de metais alcalinos tais como, por exemplo, hidreto de sódio, hidreto de potássio ou hidreto de cálcio e amidas metálicas, tais como amida de sódio, amida de potássio, di-isopropilamida de lítio ou hexametildissilazida de potássio e alcanos metálicos tais como metilato de sódio, etilato de sódio, tert- butilato de potássio, hidróxido de sódio, hidróxido de potássio, hidróxido de amônio, acetato de sódio, acetato de potássio, acetato de cálcio, acetato de amônio, carbonato de sódio, bicarbonato de sódio, carbonato de potássio, bicarbonato de potássio, carbonato de césio, hidrogenocarbonato de potássio, hidrogenocarbonato de sódio ou carbonato de amônio e também compostos de nitrogênio orgânicos básicos tais como, trialquilaminas, como trimetilamina, trietilamina, tributilamina, N,N-dimetilanilina, N,N-dimetil-benzilamina, N,N-di- isopropiletilamina, piridina, 1,4-diazabiciclo-[2.2.2]-octano (DABCO), 1,5- diazabiciclo[4.3.0]-non-5-eno (DBN) ou 1,8-diaza-biciclo[5.4.0]-undec-7- eno (DBU) ou um excesso de um composto de piperidina apropriado pode ser utilizado. Preferencialmente a trietilamina é utilizada.
[00083] Os solventes adequados para uso na sulfonilação do composto da fórmula (6) acima, incluem, por exemplo, tolueno, acetato de etila, cloreto de metileno, diclorometano e tetra-hidrofurano, clorofórmio sendo especialmente preferido.
[00084] O composto desejado darunavir é obtido através da redução do grupamento nitro do composto da fórmula (7) com um agente
[00085] Os agentes redutores adequados para a redução do grupamento nitro são reagentes redutores metálicos tais como complexos de borano, diborano, boridreto de sódio, boridreto de lítio, boridreto de sódio-LiCl, hidreto de alumínio e lítio ou hidreto de di- isobutil-alumínio; metais tais como ferro, zinco, estanho e similares; e metais de transição tais como paládio-carbono, óxido de platina, níquel de Raney, ródio, rutênio e similares. Quando a redução catalítica é aplicada, o formiato de amônio, o di-hidrogenofosfato de sódio, a hidrazina podem ser utilizados como a fonte de hidrogênio.
[00086] Os solventes adequados para a redução do grupamento nitro podem ser selecionados de água, alcoóis, tais como metanol, etanol, isopropanol, álcool tert-butílico, ésteres tal como acetato de etila, amidas tal como dimetilformamida, ácido acético, diclorometano, tolueno, xileno, benzeno, pentano, hexano, heptano, éter de petróleo, 1,4-tioxano, éter dietílico, éter di-isopropílico, tetra-hidrofurano, 1,4-dioxano, 1,2- dimetoxietano, sulfóxido de dimetila ou misturas dos mesmos. Em geral qualquer solvente susceptível a ser utilizado em um processo de redução química pode ser utilizado.
[00087] A etapa de redução pode ser realizada a temperaturas entre 0° e 100°C, as temperaturas preferidas ficando entre 10°C e 70°C, mais preferencialmente entre 20°C e 60°C. O tempo de reação pode variar de 30 minutos até 2 dias, mais adequadamente de 1 hora até 24 horas. De acordo com uma modalidade preferida, a etapa de redução é realizada utilizando paládio em carvão vegetal suspenso em acetato de etila.
[00088] Em cada uma das preparações apresentadas anteriormente, os produtos de reação, por exemplo, os compostos das fórmulas (3), (3’), (4), (5), (6), (7) e o produto final darunavir podem ser isolados do meio de reação e, se necessário, adicionalmente purificados de acordo com metodologias geralmente conhecidas na técnica tais como, por exemplo, extração, cristalização, destilação, trituração e cromatografia.
[00089] Para uso terapêutico, os sais de darunavir, são aqueles em que o íon indicador é farmaceuticamente ou fisiologicamente aceitável. Entretanto, os sais que possuem um íon indicador farmaceuticamente inaceitável também podem encontrar uso, por exemplo, na preparação ou na purificação de um composto farmaceuticamente aceitável da presente invenção. Todos os sais, sejam farmaceuticamente aceitáveis ou não, são incluídos dentro do âmbito da presente invenção.
[00090] Os sais farmaceuticamente aceitáveis de darunavir, isto é, na forma de produtos solúveis ou que podem ser dispersos em água ou óleo, incluem os sais não tóxicos convencionais ou os sais de amônio quaternário que são formados, por exemplo, de ácidos ou bases inorgânicas ou orgânicas. Os exemplos de tais sais de adição ácida incluem acetato, adipato, alginato, aspartato, benzoato, benzenossulfonato, bissulfato, butirato, citrato, canforato, canforsulfonato, ciclopentanopropionato, digluconato, dodecilsulfato, etanossulfonato, fumarato, gluco-heptanoato, glicerofosfato, hemissulfato, heptanoato, hexanoato, cloridrato, bromidrato, iodato, 2- hidroxietanossulfonato, lactato, maleato, metano-sulfonato, 2- naftalenossulfonato, nicotinato, oxalato, fosfato, pamoato, pectinato, persulfato, 3-fenilpropionato, picrato, pivalato, propionato, succinato, tartarato, tiocianato, tosilato e undecanoato. Os sais de base incluem sais de amônio, sais de metais alcalinos tais como sais de sódio e de potássio, sais de metais alcalinoterrosos tais como sais de cálcio e de magnésio, sais com bases orgânicas tais como sais de diciclo-hexilamina, N-metil-D- glucamina e sais com aminoácidos tal como uma sarginina, uma lisina e outros. Ainda, os grupos básicos que contêm nitrogênio podem ser quaternizados com agentes tais como halogenetos de alquila inferior, tais como cloreto, brometos e iodetos de metila, etila, propila e butila; sulfatos de dialquila como sulfatos de dimetila, dietila, dibutila; e diamila, halogenetos de cadeia longa tais como cloretos, brometos e iodetos de decila, laurila, miristila e estearila, halogenetos de aralquila como brometos de benzila e de fenetila e outros. Outros sais farmaceuticamente aceitáveis incluem o etanolato de sal de sulfato e sais de sulfato.
[00091] O termo "forma polimórfica" refere-se à propriedade de darunavir de existir na forma amorfa, na forma polimórfica, na forma cristalina com estruturas distintas variando em relação à dureza, ao formato e ao tamanho de cristal. As formas cristalinas diferentes podem ser detectadas por técnicas cristalográficas ou indiretamente através da avaliação de diferenças nas propriedades físicas e/ou químicas associadas com cada polimorfo particular. Os polimorfos diferentes variam em relação às propriedades físicas tais como solubilidade, dissolução, estabilidade no estado sólido bem como o comportamento de processamento em termos de escoamento e compactação de pó durante a formação de comprimidos.
[00092] Os termos "forma pseudopolimórfica" ou "solvatos" referem-se a agregados que consistem em moléculas de darunavir e sais do mesmo, capturadas ou complexadas com moléculas de solvente, em uma base de mol/mol e em vários graus de solvatação.
[00093] Os intermediários de acordo com a invenção também podem existir em suas formas tautoméricas. É pretendido que tais formas, embora não indicadas explicitamente nos compostos descritos aqui, estejam incluídas dentro do âmbito da presente invenção.
[00094] As formas estereoisoméricas puras dos compostos e dos intermediários que são mencionados aqui são definidas como isômeros substancialmente livres de outras formas enancioméricas ou diastereoméricas da mesma estrutura molecular básica dos ditos compostos ou intermediários. Em particular, o termo "estereoisomericamente puros" refere-se a compostos ou intermediários que possuem um excesso estereoisomérico de pelo menos 80% (isto é, mínimo de 90% de um isômero e máximo de 10% dos outros isômeros possíveis) até um excesso estereoisomérico de 100% (isto é, 100% de um isômero e nenhum dos outros), mais em particular, compostos ou intermediários que possuem um excesso estereoisomérico de 90% até 100%, ainda mais em particular que possuem um excesso estereoisomérico de 94% até 100% e mais em particular que possuem um excesso estereoisomérico de 97% até 100%. Os termos "enanciomericamente puro" e "diastereomericamente puro" devem ser entendidos de uma maneira similar, mas considerando então o excesso enanciomérico, respectivamente o excesso diastereomérico da mistura em questão.
[00095] As formas estereoisoméricas puras dos compostos e intermediários desta invenção podem ser obtidas através da aplicação de procedimentos conhecidos na técnica. Por exemplo, os enanciômeros podem ser separados de cada outro através da cristalização seletiva de seus sais diastereoméricos com ácidos ou bases opticamente ativos. Os exemplos dos mesmos são ácido tartárico, ácido dibenzoiltartárico, ácido ditoluoiltartárico e ácido canfossulfônico. Alternativamente, os enanciômeros podem ser separados através de técnicas cromatográficas utilizando fases estacionárias quirais. As formas isoméricas estereoquimicamente puras também podem ser derivadas das formas isoméricas estereoquimicamente puras correspondentes dos materiais de partida apropriados, contanto que a reação ocorra de forma estereoespecífica. Preferencialmente, se um estereoisômero específico for desejado, o dito composto será sintetizado através de processos estereoespecíficos. Estes processos empregarão vantajosamente materiais de partida enanciomericamente puros.
[00096] Os racematos diastereoméricos dos compostos e intermediários desta invenção podem ser obtidos separadamente através de métodos convencionais. Os métodos de separação física apropriados que podem ser vantajosamente empregados são, por exemplo, cristalização seletiva e cromatografia, por exemplo, cromatografia em coluna.
[00097] É evidente para um versado na técnica que o darunavir e intermediários das fórmulas (3), (4), (5), (6) e (7) contêm pelo menos dois centros assimétricos e assim podem existir como formas estereoisoméricas diferentes. Estes centros assimétricos são indicados com um asterisco (*) no darunavir abaixo. Os centros correspondentes estão presentes nos intermediários acima.
[00098] A configuração absoluta de cada centro assimétrico que pode estar presente no darunavir e intermediários desta invenção pode ser indicada pelos símbolos estereoquímicos R e S, esta notação R e S correspondendo às regras descritas em Pure Appl. Chem. 1976, 45,11-30.
[00099] É também pretendido que a presente invenção inclua todos os isótopos de átomos que ocorrem nos presentes compostos. Os isótopos incluem os átomos que possuem o mesmo número atômico, mas números de massa diferentes. Com a finalidade de exemplo geral e sem limitação, os isótopos de hidrogênio incluem trítio e deutério. Os isótopos de carbono incluem C-13 e C-14.
[000100] Os reagentes e os solventes utilizados ao longo de todo o relatório descritivo podem ser substituídos por alternativas funcionais ou derivados funcionais dos mesmos como são conhecidos por um versado na técnica. Ainda as condições de reação tais como tempos de agitação, purificação e temperatura podem ser ajustadas para otimizar as condições de reação. Similarmente, os produtos de reação podem ser isolados do meio e, se necessário, adicionalmente purificados de acordo com as metodologias geralmente conhecidas na técnica tais como, por exemplo, extração, cristalização, trituração e cromatografia. Um número de intermediários e materiais de partida utilizados nas preparações anteriores são compostos conhecidos, enquanto que outros podem ser preparados de acordo com métodos conhecidos na técnica de preparação dos ditos compostos ou similares.
[000101] A presente invenção refere-se ainda a inibidores de proteases do HIV e qualquer sal, forma polimórfica ou pseudopolimórfica farmaceuticamente aceitável dos mesmos, obtida através da utilização de qualquer intermediário que é descrito aqui, em que tais compostos e intermediários são preparados como descrito na presente invenção.
[000102] A presente invenção refere-se ainda a inibidores de proteases do HIV tais como darunavir e qualquer sal, forma polimórfica ou pseudopolimórfica farmaceuticamente aceitável dos mesmos, obtida através da utilização de pelo menos um composto da fórmula (3’), (4) ou (5) como um intermediário.
[000103] A presente invenção refere-se ainda ao composto da fórmula (3’) para uso na preparação de um inibidor de protease do HIV tal como darunavir e qualquer sal, forma polimórfica ou pseudopolimórfica farmaceuticamente aceitável do mesmo.
[000104] A presente invenção refere-se ainda ao composto da fórmula (4) para uso na preparação de um inibidor de protease do HIV tal como darunavir e qualquer sal, forma polimórfica ou pseudopolimórfica farmaceuticamente aceitável do mesmo.
[000105] A presente invenção refere-se ainda ao composto da fórmula (5) para uso na preparação de um inibidor de protease do HIV tal como darunavir e qualquer sal, forma polimórfica ou pseudopolimórfica farmaceuticamente aceitável do mesmo.
[000106] A presente invenção refere-se ainda a um processo para a preparação de um inibidor de protease do HIV tal como darunavir e qualquer sal, forma polimórfica ou pseudopolimórfica farmaceuticamente aceitável do mesmo em que um composto da fórmula (3’) é empregado.
[000107] A presente invenção refere-se ainda a um processo para a preparação de um inibidor de protease do HIV tal como darunavir e qualquer sal, forma polimórfica ou pseudopolimórfica farmaceuticamente aceitável do mesmo em que um composto da fórmula (4) é empregado.
[000108] A presente invenção refere-se ainda a um processo para a preparação de um inibidor de protease do HIV tal como darunavir e qualquer sal, forma polimórfica ou pseudopolimórfica farmaceuticamente aceitável do mesmo em que um composto da fórmula (5) é empregado.
[000109] Os exemplos a seguir devem ser entendidos como ilustrativos da presente invenção. Os exemplos são apresentados para exemplificar a invenção e não devem ser considerados como limitantes do âmbito da invenção.
[000110] Nos Exemplos a seguir, as análises de cromatografia a gás (GC) e de cromatografia líquida de alta pressão (HPLC) foram realizadas utilizando os sistemas a seguir: Cromatografia a gás: Coluna: Agilent HP-1 30mx320umx0,25um Carreador: Nitrogênio, 1,1 mL/min Temperatura do Injetor: 200°C Proporção de Separação 80:1 Temperatura de Detector: 250°C H2: 30 mL/min Ai: 400 mL/min N2: 30 mL/min Temperatura da Coluna: Início 40°C Temperatura do Início: 4 min Velocidade: 10°C/min Final: 200°C Temperatura Final: 5 min Cromatografia Líquida de Alta Pressão: Coluna: ZORBAX Eclipse XDB-C18 4,6x250mm, 5μm; Velocidade: 1,0 mL/min (exceto quando especificado); Temperatura da Coluna: 30°C, UV: 210nm (exceto quando especificado);
[000111] A fase móvel e o solvente são especificados para cada composto. Exemplos 1) Preparação do composto (2)
a) Em um reator recoberto com vidro de 50 litros, 3,5 kg de benzaldeído foram dissolvidos em 7,1 kg de metanol e então 3,6 kg de isobutilamina foram adicionados. A velocidade de adição de isobutilamina foi controlada de forma que a temperatura da mistura foi mantida menor que 50°C. A mistura foi agitada a 18~36°C durante 2 horas. A análise de GC mostrou que o conteúdo de benzaldeído era menor que 0,05% pela área de GC; tempo de retenção de benzaldeído: 9,982 min. O solvente foi removido sob pressão reduzida (<40°C/0,085 MPa). A imina residual (2’) era 98,5% pura através do conteúdo da área de GC; tempo de retenção: 15,121 min.

b) A uma solução do resíduo obtido no estágio a) em 15,4 kg de metanol 1,35 kg de boridreto de sódio (NaBH4) foi adicionado em pequenas porções a 0~5°C. A mistura foi agitada durante 1,5 hora a 1,5°C~6,4°C e então a aproximadamente 15°C durante uma hora. A mistura foi concentrada sob pressão reduzida (<40°C/0,085 MPa) e 12,5 kg de água foram adicionados. A camada aquosa foi então extraída três vezes com 22 kg de metila terciária-butil éter (MTBE). A fase orgânica foi lavada com 11,4 kg de salmoura, seca em 1 kg de sulfato de sódio, filtrada e concentrada. O composto (2) foi obtido no reator na forma de um óleo amarelado, 95,6% de pureza através da área da HPLC, fase móvel: MeCN/15mmoles/L KH2PO4 0,1 %P/V de TEA(50/50); tempo de retenção: 5,542 min e utilizado diretamente no estágio seguinte do processo. 2) Preparação do composto (3’)
[000112] O composto (2) foi dissolvido em 8,3 kg de álcool isopropílico e 4 kg do composto (1’)
[000113] foram adicionados na solução; então a mistura foi aquecida a 82°C durante 3 horas. O excesso de metanol foi removido sob pressão reduzida (<40°C/0,085 MPa). Dentro do sistema 4,8 kg de MTBE foram adicionados e a mistura foi agitada à temperatura ambiente, então a temperatura foi diminuída para -5,9°C. O produto foi recristalizado em MTBE e o composto (3’) foi obtido na forma de um sólido esbranquiçado, peso de 4,6 kg (rendimento de 70,7%, pureza de 99,6% através da área da HPLC, fase móvel: MeCN/15mmoles/L KH2PO4 0,1%P/V de TEA (80/20); tempo de retenção: 12,550 min). O produto foi analisado com os resultados a seguir.
Análise dos elementos:
[000114] C: teórico 72,30% encontrado 73,20%; H: teórico 8,98% encontrado 9,20%; N teórico 6,57% encontrado 6,57%.
[000115] Análise de RMN:
[000116] Para a análise o composto foi dissolvido em clorofórmio deuterado. Um espectrômetro Bruker AVANCE-400 MHz NMR equipado com uma sonda de alta resolução Bruker 5 mm CPDUL 1H/2H-13C Z- GRD e rodando o software TOPSPIN 2.0, foi utilizado para coletar próton e carbono em 1 dimensão.
[000117] Os espectros de RMN de 1H e 13C obtidos e os resultados a seguir são coerentes com a estrutura covalente para o produto.
[000118] 1H RMN (600 MHz, CLOROFÓRMIO-d) δ ppm 0,86 (d, J=6,80 Hz, 3 H) 0,89 (d,J=6,80 Hz, 3 H) 1,34 (s, 9 H) 1,51 (br. s., 1 H) 1,77-1,85 (m, 1 H) 2,18-2,25 (m, 2 H) 2,44 (dd, J=12,84, 3,40 Hz, 1 H) 2,52 (dd, J=12,46, 10,20 Hz, 1 H) 2,78 (br. s., 1 H) 2,87 (dd, J=13,97, 3,79 Hz, 1 H) 3,36 (d, J=13,60 Hz, 1 H) 3,58 (br. s., 1 H) 3,72 (br. s., 1 H) 3,76 (d, J=13,60 Hz, 1 H) 4,49 (br. s., 1 H) 7,15 (d, J=7,18 Hz, 2 H) 7,17 (t, J=7,18 Hz, 1 H) 7,22-7,27 (m, 5 H) 7,31 (t, J=7,55 Hz, 2 H)
[000119] 13C RMN (151 MHz, CLOROFÓRMIO-d) δ ppm 20,63 (s, 1 C) 20,93 (s, 1 C) 26,27 (s, 1 C) 28,33 (s, 3 C) 36,13 (br. s., 1 C) 54,50 (br. s., 1 C) 58,13 (s, 1 C) 59,48 (s, 1 C) 63,18 (s, 1 C) 69,10 (br. s., 1 C) 79,20 (br. s., 1 C) 126,18 (s, 1 C) 127,23 (s, 1 C) 128,27 (s, 2 C) 128,39 (s, 2 C) 129,19 (s, 2 C) 129,62 (s, 2 C) 138,17 (s, 1 C) 138,67 (s, 1 C) 155,49 (br. s., 1 C).
Análise de MS:
[000120] A análise de espectrometria de massa de alta resolução foi realizada em um instrumento Q-Tof-2 utilizando espectrometria de massa com ionização por eletrospray com cromatografia líquida de alto desempenho (HPLC-ESI-MS). O peso molecular do produto foi estabelecido por HPLC-ESI-MS e foi adicionalmente sustentado por medidas exatas da massa. O peso molecular era evidente partindo do espectro de massa de ESI que exibe um sinal intenso em m/z 427,3 (M+H)+. A diferença entre a medida exata da massa (427,2961) e a massa calculada é de 0,1 ppm. MS (ESI) m/z 427,3 (M+H)+
[000121] MS/MS (ESI) m/z 427,3 (M+H)+, m/z 371,2 (perda de butila terciária), m/z 327,2 (perda de BOC), m/z 292,2, m/z 254,1, m/z 208,1, m/z 176,1, m/z 164,1, m/z 91,1. 3) Preparação de 1-([[(3R,3aS,6aR)hexa-hidrofuro[2,3-b]furan-3- iloxilcarbonill-óxi)-2,5-pirrolidinadiona
[000122] Em um reator recoberto com vidro 17,7 kg (3R,3aS,6aR)- hexa-hidrofuro [2,3-b] furan-3-ol em acetonitrila (30%) foram adicionados, então 3,9 kg de trietilamina. 9 kg de carbonato de dissuccinimidila sólido (DSC) foram adicionados em partes, enquanto que a temperatura de reação era mantida abaixo de 35°C. A mistura de reação foi agitada a 20°C durante 3 horas. A temperatura foi diminuída para 2°C e 45 kg de água gelada foram adicionados no reator.
[000123] A precipitação foi observada e o precipitado foi extraído por filtração. A torta foi dissolvida em 41 kg de clorofórmio e a fase aquosa foi separada. A solução foi evaporada até a secura e 18,8 kg de éter de petróleo foram adicionados no reator contendo o resíduo. A mistura foi agitada a 0-5°C durante 1 hora. A precipitação branca resultante foi extraída por filtração e lavada com aproximadamente 2 kg de éter de petróleo. A 1-([[(3R,3aS,6aR)hexa-hidrofuro[2,3-b]furan-3- ilóxi]carbonil]óxi)-2,5-pirrolidina-diona foi obtida na forma de um sólido esbranquiçado, peso de 3,69 kg (rendimento de 39,9%, pureza de 68,7% através da área da HPLC, fase móvel: CHaCN/15mmoles/L Na2HPO4, pH 3,0 por H3PO4 (35/65); velocidade: 0,8 mL/min; tempo de retenção: 7,730 min.). 4) Preparação do composto (4)
[000124] 4,6 kg de composto (3’) foram dissolvidos em 20 kg de etanol e 2,8 kg de ácido clorídrico a 36% foram adicionados. A solução foi então aquecida a 78°C durante 4 horas, então resfriada até 40°C. O tolueno (10 kg) foi adicionado e os solventes foram removidos sob pressão reduzida (<40°C/0,085 MPa). O composto (4) foi obtido na forma de um sólido branco (pureza de 98,6% através da área da HPLC, fase móvel: MeCN/15mmoles/L KH2PO4/0,1%P/V de TEA (80/20); tempo de retenção: 6,106 min) e mantido no reator para o estágio seguinte do processo. 5) Preparação do composto (5)
[000125] O composto (4) mantido no reator do estágio anterior foi dissolvido em 20,4 kg de dimetilformamida, 3,9 kg de trietilamina foram adicionados para fornecer um pH de 7~8, então 3,3 kg de 1- ([[(3R,3aS,6aR)hexa-hidrofuro[2,3-b]furan-3-ilóxi]carbonil]óxi)-2,5- pirrolidinadiona foram adicionados na mistura que foi então agitada a 15°C-18°C durante aproximadamente 5 horas. A água foi adicionada lentamente e a precipitação foi observada. O precipitado foi extraído por filtração e a torta foi dissolvida em 71 kg de clorofórmio. A fase aquosa foi separada. O clorofórmio foi removido da fase orgânica sob pressão reduzida (<30°C/0,085 MPa). O composto (5) foi obtido na forma de um sólido vítreo branco (pureza de: 96,4% através da área da HPLC, fase móvel: MeCN/15mmoles/L KH2PO4/0,1 %P/V de TEA (60/40); tempo de retenção: 18,322 min) e mantido no reator para o estágio seguinte do processo. 6) Preparação do composto (6)
[000126] O composto (5) mantido no reator do estágio anterior foi dissolvido em 26 kg de metanol. 10% de Pd/C úmido (68% de água), 1,36 kg, foram lavados com etanol e adicionados na solução. A mistura foi agitada durante aproximadamente 5,5 horas a aproximadamente 21°C~46°C sob 0,5 MPa de hidrogênio. A mistura foi filtrada e o filtrado foi concentrado a 40°C. 8 kg de etanol e 17 kg de éter de petróleo foram adicionados no resíduo, a cristalização ocorreu e o composto (6) foi obtido na forma de um produto cristalino esbranquiçado, peso de 3,2 kg (rendimento de 73,34%, pureza de 96,7% através da área da HPLC, fase móvel: MeCN/15mmoles/L KH2PO4/0,1% de TEA(P/V= 60/40); tempo de retenção: 2,746 min). 7) Preparação do composto (7)
[000127] 3,2 kg do composto (6) obtido no estágio anterior foram dissolvidos em 52 kg de clorofórmio e 3,0 kg de trietilamina foram adicionados na solução. 1,9 kg de cloreto de p-nitro-benzeno sulfonila foi adicionado na mistura em partes a 0-5°C, então agitado a 20°C durante 4 horas. A solução orgânica foi lavada duas vezes com 46,8 kg de solução saturada de bicarbonato de sódio e três vezes com 42 kg de solução de cloreto de sódio aquosa a 5% e seca em sulfato de magnésio e então descorada com 0,07 kg de carbono ativo. O filtrado foi concentrado a 65°C. O produto bruto foi recristalizado em 10 kg de acetato de etila e 17 kg de éter de petróleo. O composto (7) foi obtido na forma de um sólido esbranquiçado, peso de 4,12 kg (rendimento de 84,6%, pureza de 96,3% através da área da HPLC, solvente: MeCN/Água(50/50), fase móvel: MeCN/Água (45/55), UV: 215nm; tempo de retenção: 16,424 min). 8) Preparação de darunavir
[000128] 4,12 kg do composto (7) foram dissolvidos em 30 kg de acetato de etila. 1,35kg de 10% de Pd/C úmido (68% de água) foi lavado com acetato de etila e adicionado na solução. A mistura foi agitada a 25,6°C~57°C durante aproximadamente 0,6 h sob 0,5 MPa de hidrogênio. À mistura foi adicionado 0,31 kg de carbono ativo, a mistura foi filtrada e o filtrado foi concentrado sob pressão reduzida (<25°C/0,085 MPa). O resíduo foi recristalizado com 15 kg de etanol. O darunavir (na forma do etanolato) foi obtido na forma de um sólido esbranquiçado, peso de 2,9 kg (rendimento de 73,6%, pureza de 99,2% através da área da HPLC, solvente: MeCN/Água (50/50), fase móvel MeCN/Água(45/55), UV: 215nm; tempo de retenção: 9,072 min). O produto final foi analisado por espectrometria com IV e foi determinado que tinha um espectro de IV de uma amostra autêntica do produto.