BRPI1013821B1 - Piridinas substituídas como antagonistas de ccr3. - Google Patents
Piridinas substituídas como antagonistas de ccr3. Download PDFInfo
- Publication number
- BRPI1013821B1 BRPI1013821B1 BRPI1013821-8A BRPI1013821A BRPI1013821B1 BR PI1013821 B1 BRPI1013821 B1 BR PI1013821B1 BR PI1013821 A BRPI1013821 A BR PI1013821A BR PI1013821 B1 BRPI1013821 B1 BR PI1013821B1
- Authority
- BR
- Brazil
- Prior art keywords
- alkyl
- optionally substituted
- group
- residues selected
- phenyl
- Prior art date
Links
- 102100024167 C-C chemokine receptor type 3 Human genes 0.000 title claims description 43
- 101710149862 C-C chemokine receptor type 3 Proteins 0.000 title claims description 42
- 239000005557 antagonist Substances 0.000 title abstract description 36
- RQMWVVBHJMUJNZ-UHFFFAOYSA-N 4-chloropyridin-2-amine Chemical compound NC1=CC(Cl)=CC=N1 RQMWVVBHJMUJNZ-UHFFFAOYSA-N 0.000 title description 3
- 150000001875 compounds Chemical class 0.000 claims abstract description 163
- 239000008194 pharmaceutical composition Substances 0.000 claims abstract description 11
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims description 191
- -1 methoxy-phenyl Chemical group 0.000 claims description 107
- 125000004178 (C1-C4) alkyl group Chemical group 0.000 claims description 94
- 229910052736 halogen Inorganic materials 0.000 claims description 48
- 150000002367 halogens Chemical class 0.000 claims description 47
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 42
- 229910052799 carbon Inorganic materials 0.000 claims description 41
- 229910052801 chlorine Inorganic materials 0.000 claims description 41
- 125000003226 pyrazolyl group Chemical group 0.000 claims description 38
- 150000001721 carbon Chemical group 0.000 claims description 37
- 229910052794 bromium Inorganic materials 0.000 claims description 34
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 claims description 34
- 125000000842 isoxazolyl group Chemical group 0.000 claims description 33
- 125000005913 (C3-C6) cycloalkyl group Chemical group 0.000 claims description 32
- 125000000171 (C1-C6) haloalkyl group Chemical group 0.000 claims description 31
- 125000004432 carbon atom Chemical group C* 0.000 claims description 31
- 229910052757 nitrogen Inorganic materials 0.000 claims description 31
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 claims description 29
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 claims description 29
- 125000001113 thiadiazolyl group Chemical group 0.000 claims description 29
- 229910052760 oxygen Inorganic materials 0.000 claims description 28
- 125000004076 pyridyl group Chemical group 0.000 claims description 28
- 229910052731 fluorine Inorganic materials 0.000 claims description 27
- 125000001072 heteroaryl group Chemical group 0.000 claims description 26
- 125000001715 oxadiazolyl group Chemical group 0.000 claims description 25
- 125000002837 carbocyclic group Chemical group 0.000 claims description 24
- 239000003112 inhibitor Substances 0.000 claims description 24
- 125000004170 methylsulfonyl group Chemical group [H]C([H])([H])S(*)(=O)=O 0.000 claims description 23
- 229910052717 sulfur Inorganic materials 0.000 claims description 23
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 claims description 22
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims description 22
- 230000000694 effects Effects 0.000 claims description 22
- 125000000714 pyrimidinyl group Chemical group 0.000 claims description 22
- 125000003386 piperidinyl group Chemical group 0.000 claims description 21
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 claims description 20
- 125000003917 carbamoyl group Chemical group [H]N([H])C(*)=O 0.000 claims description 19
- 125000001070 dihydroindolyl group Chemical group N1(CCC2=CC=CC=C12)* 0.000 claims description 19
- RAHZWNYVWXNFOC-UHFFFAOYSA-N sulfur dioxide Inorganic materials O=S=O RAHZWNYVWXNFOC-UHFFFAOYSA-N 0.000 claims description 19
- 125000000147 tetrahydroquinolinyl group Chemical group N1(CCCC2=CC=CC=C12)* 0.000 claims description 19
- 201000010099 disease Diseases 0.000 claims description 17
- 125000001425 triazolyl group Chemical group 0.000 claims description 17
- 208000026935 allergic disease Diseases 0.000 claims description 16
- 125000003831 tetrazolyl group Chemical group 0.000 claims description 15
- 125000000335 thiazolyl group Chemical group 0.000 claims description 15
- QSOQBXCVRUTKSI-UHFFFAOYSA-N 4,5-dihydrobenzo[g][1,3]benzothiazole Chemical compound C1CC2=CC=CC=C2C2=C1N=CS2 QSOQBXCVRUTKSI-UHFFFAOYSA-N 0.000 claims description 14
- 125000000623 heterocyclic group Chemical group 0.000 claims description 14
- 125000003392 indanyl group Chemical group C1(CCC2=CC=CC=C12)* 0.000 claims description 14
- 125000003453 indazolyl group Chemical group N1N=C(C2=C1C=CC=C2)* 0.000 claims description 14
- 125000001041 indolyl group Chemical group 0.000 claims description 14
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 claims description 14
- 125000004433 nitrogen atom Chemical group N* 0.000 claims description 14
- 125000006574 non-aromatic ring group Chemical group 0.000 claims description 14
- 238000002360 preparation method Methods 0.000 claims description 14
- 208000015181 infectious disease Diseases 0.000 claims description 13
- JCXJVPUVTGWSNB-UHFFFAOYSA-N Nitrogen dioxide Chemical compound O=[N]=O JCXJVPUVTGWSNB-UHFFFAOYSA-N 0.000 claims description 12
- 125000001164 benzothiazolyl group Chemical group S1C(=NC2=C1C=CC=C2)* 0.000 claims description 12
- 239000003814 drug Substances 0.000 claims description 12
- CBOIHMRHGLHBPB-UHFFFAOYSA-N hydroxymethyl Chemical group O[CH2] CBOIHMRHGLHBPB-UHFFFAOYSA-N 0.000 claims description 12
- 208000002780 macular degeneration Diseases 0.000 claims description 12
- 125000000168 pyrrolyl group Chemical group 0.000 claims description 12
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 claims description 12
- 206010064930 age-related macular degeneration Diseases 0.000 claims description 11
- 125000002632 imidazolidinyl group Chemical group 0.000 claims description 11
- 230000002757 inflammatory effect Effects 0.000 claims description 11
- 125000004765 (C1-C4) haloalkyl group Chemical group 0.000 claims description 10
- 125000000954 2-hydroxyethyl group Chemical group [H]C([*])([H])C([H])([H])O[H] 0.000 claims description 10
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 claims description 10
- 125000003601 C2-C6 alkynyl group Chemical group 0.000 claims description 10
- 229910052739 hydrogen Inorganic materials 0.000 claims description 10
- 125000000876 trifluoromethoxy group Chemical group FC(F)(F)O* 0.000 claims description 10
- 125000002147 dimethylamino group Chemical group [H]C([H])([H])N(*)C([H])([H])[H] 0.000 claims description 9
- 125000004458 methylaminocarbonyl group Chemical group [H]N(C(*)=O)C([H])([H])[H] 0.000 claims description 9
- 206010039073 rheumatoid arthritis Diseases 0.000 claims description 9
- 208000006673 asthma Diseases 0.000 claims description 8
- 125000004122 cyclic group Chemical group 0.000 claims description 8
- 229940079593 drug Drugs 0.000 claims description 7
- 201000001320 Atherosclerosis Diseases 0.000 claims description 6
- 206010029113 Neovascularisation Diseases 0.000 claims description 6
- 125000006615 aromatic heterocyclic group Chemical group 0.000 claims description 6
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 claims description 6
- 230000002265 prevention Effects 0.000 claims description 6
- 125000001272 (C1-C4)-alkylene-phenyl group Chemical group 0.000 claims description 5
- 230000002159 abnormal effect Effects 0.000 claims description 5
- 125000003118 aryl group Chemical group 0.000 claims description 5
- 125000004786 difluoromethoxy group Chemical group [H]C(F)(F)O* 0.000 claims description 5
- 125000004611 dihydroisoindolyl group Chemical group C1(NCC2=CC=CC=C12)* 0.000 claims description 5
- 125000002971 oxazolyl group Chemical group 0.000 claims description 5
- 125000003039 tetrahydroisoquinolinyl group Chemical group C1(NCCC2=CC=CC=C12)* 0.000 claims description 5
- 208000006545 Chronic Obstructive Pulmonary Disease Diseases 0.000 claims description 4
- WTKZEGDFNFYCGP-UHFFFAOYSA-N Pyrazole Chemical compound C=1C=NNC=1 WTKZEGDFNFYCGP-UHFFFAOYSA-N 0.000 claims description 4
- 230000001717 pathogenic effect Effects 0.000 claims description 4
- 125000002098 pyridazinyl group Chemical group 0.000 claims description 4
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 claims description 4
- 208000027004 Eosinophilic disease Diseases 0.000 claims description 3
- DGHJKOUXAHNRAP-UHFFFAOYSA-N 4-methyloxadiazole Chemical group CC1=CON=N1 DGHJKOUXAHNRAP-UHFFFAOYSA-N 0.000 claims description 2
- 230000001225 therapeutic effect Effects 0.000 claims description 2
- 208000018522 Gastrointestinal disease Diseases 0.000 claims 1
- 150000003852 triazoles Chemical class 0.000 claims 1
- 150000003839 salts Chemical class 0.000 abstract description 28
- 239000003937 drug carrier Substances 0.000 abstract description 3
- 150000003222 pyridines Chemical class 0.000 abstract 1
- 238000000034 method Methods 0.000 description 162
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 150
- 239000000243 solution Substances 0.000 description 114
- 239000000460 chlorine Substances 0.000 description 113
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 94
- 239000000203 mixture Substances 0.000 description 91
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 84
- 230000015572 biosynthetic process Effects 0.000 description 79
- 238000003786 synthesis reaction Methods 0.000 description 76
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 74
- 238000004128 high performance liquid chromatography Methods 0.000 description 60
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 48
- 235000019439 ethyl acetate Nutrition 0.000 description 47
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 38
- 238000006243 chemical reaction Methods 0.000 description 38
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 34
- 239000011541 reaction mixture Substances 0.000 description 34
- 230000002829 reductive effect Effects 0.000 description 32
- 239000013543 active substance Substances 0.000 description 30
- 239000000047 product Substances 0.000 description 28
- 239000002904 solvent Substances 0.000 description 28
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 27
- 239000012044 organic layer Substances 0.000 description 26
- 0 CC(C)c1cc(I*)ccc1 Chemical compound CC(C)c1cc(I*)ccc1 0.000 description 25
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 25
- 210000004027 cell Anatomy 0.000 description 25
- 102000009410 Chemokine receptor Human genes 0.000 description 24
- 108050000299 Chemokine receptor Proteins 0.000 description 24
- 239000002253 acid Substances 0.000 description 23
- 238000000746 purification Methods 0.000 description 22
- 239000000725 suspension Substances 0.000 description 22
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-dimethylformamide Substances CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 21
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 21
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 21
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 21
- 229910052938 sodium sulfate Inorganic materials 0.000 description 21
- 235000011152 sodium sulphate Nutrition 0.000 description 21
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 20
- 239000007832 Na2SO4 Substances 0.000 description 20
- 239000003480 eluent Substances 0.000 description 20
- 238000003818 flash chromatography Methods 0.000 description 20
- 239000000546 pharmaceutical excipient Substances 0.000 description 20
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 19
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 19
- 239000012267 brine Substances 0.000 description 18
- 235000017557 sodium bicarbonate Nutrition 0.000 description 18
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 18
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 17
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 15
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 15
- 239000000706 filtrate Substances 0.000 description 15
- 239000007787 solid Substances 0.000 description 15
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 14
- 238000010640 amide synthesis reaction Methods 0.000 description 14
- 239000010410 layer Substances 0.000 description 14
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 14
- CTSLXHKWHWQRSH-UHFFFAOYSA-N oxalyl chloride Chemical compound ClC(=O)C(Cl)=O CTSLXHKWHWQRSH-UHFFFAOYSA-N 0.000 description 14
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 13
- 239000012298 atmosphere Substances 0.000 description 13
- 239000012071 phase Substances 0.000 description 13
- 239000000843 powder Substances 0.000 description 13
- 238000004704 ultra performance liquid chromatography Methods 0.000 description 13
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 12
- 238000003556 assay Methods 0.000 description 12
- 230000005764 inhibitory process Effects 0.000 description 12
- KDLHZDBZIXYQEI-UHFFFAOYSA-N palladium Substances [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 12
- 239000000741 silica gel Substances 0.000 description 12
- 229910002027 silica gel Inorganic materials 0.000 description 12
- 238000003756 stirring Methods 0.000 description 12
- 102000019034 Chemokines Human genes 0.000 description 11
- 108010012236 Chemokines Proteins 0.000 description 11
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 11
- 238000009472 formulation Methods 0.000 description 11
- 150000002500 ions Chemical class 0.000 description 11
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 10
- 239000007821 HATU Substances 0.000 description 10
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 10
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 10
- 239000008101 lactose Substances 0.000 description 10
- 229960001375 lactose Drugs 0.000 description 10
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 10
- 238000004007 reversed phase HPLC Methods 0.000 description 10
- 238000002821 scintillation proximity assay Methods 0.000 description 10
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 9
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 9
- 125000004429 atom Chemical group 0.000 description 9
- 238000010828 elution Methods 0.000 description 9
- 239000012074 organic phase Substances 0.000 description 9
- 239000003380 propellant Substances 0.000 description 9
- 238000012360 testing method Methods 0.000 description 9
- 238000000825 ultraviolet detection Methods 0.000 description 9
- 239000003643 water by type Substances 0.000 description 9
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 8
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 8
- ROSDSFDQCJNGOL-UHFFFAOYSA-N Dimethylamine Chemical compound CNC ROSDSFDQCJNGOL-UHFFFAOYSA-N 0.000 description 8
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 8
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 8
- 150000007513 acids Chemical class 0.000 description 8
- 239000007789 gas Substances 0.000 description 8
- 125000005842 heteroatom Chemical group 0.000 description 8
- 102000005962 receptors Human genes 0.000 description 8
- 108020003175 receptors Proteins 0.000 description 8
- 229920006395 saturated elastomer Polymers 0.000 description 8
- 102100032367 C-C motif chemokine 5 Human genes 0.000 description 7
- 102100032366 C-C motif chemokine 7 Human genes 0.000 description 7
- 101710155834 C-C motif chemokine 7 Proteins 0.000 description 7
- 108010017316 CCR3 Receptors Proteins 0.000 description 7
- 102000004499 CCR3 Receptors Human genes 0.000 description 7
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical group [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 7
- 108010055166 Chemokine CCL5 Proteins 0.000 description 7
- 206010020751 Hypersensitivity Diseases 0.000 description 7
- 108050000258 Prostaglandin D receptors Proteins 0.000 description 7
- 102100024218 Prostaglandin D2 receptor 2 Human genes 0.000 description 7
- 239000000443 aerosol Substances 0.000 description 7
- 125000002947 alkylene group Chemical group 0.000 description 7
- 230000027455 binding Effects 0.000 description 7
- 238000010276 construction Methods 0.000 description 7
- 238000001816 cooling Methods 0.000 description 7
- YEESKJGWJFYOOK-IJHYULJSSA-N leukotriene D4 Chemical compound CCCCC\C=C/C\C=C/C=C/C=C/[C@H]([C@@H](O)CCCC(O)=O)SC[C@H](N)C(=O)NCC(O)=O YEESKJGWJFYOOK-IJHYULJSSA-N 0.000 description 7
- 235000019359 magnesium stearate Nutrition 0.000 description 7
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 7
- 239000000126 substance Substances 0.000 description 7
- 239000003039 volatile agent Substances 0.000 description 7
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 6
- 102100023702 C-C motif chemokine 13 Human genes 0.000 description 6
- 101710112613 C-C motif chemokine 13 Proteins 0.000 description 6
- VTYYLEPIZMXCLO-UHFFFAOYSA-L Calcium carbonate Chemical compound [Ca+2].[O-]C([O-])=O VTYYLEPIZMXCLO-UHFFFAOYSA-L 0.000 description 6
- 229920002261 Corn starch Polymers 0.000 description 6
- 206010014954 Eosinophilic fasciitis Diseases 0.000 description 6
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 6
- 229940123932 Phosphodiesterase 4 inhibitor Drugs 0.000 description 6
- PXIPVTKHYLBLMZ-UHFFFAOYSA-N Sodium azide Chemical compound [Na+].[N-]=[N+]=[N-] PXIPVTKHYLBLMZ-UHFFFAOYSA-N 0.000 description 6
- 229920002472 Starch Polymers 0.000 description 6
- 229960000583 acetic acid Drugs 0.000 description 6
- 239000000654 additive Substances 0.000 description 6
- 125000000217 alkyl group Chemical group 0.000 description 6
- 150000001412 amines Chemical class 0.000 description 6
- 239000003795 chemical substances by application Substances 0.000 description 6
- 210000003979 eosinophil Anatomy 0.000 description 6
- 239000001257 hydrogen Substances 0.000 description 6
- 239000004615 ingredient Substances 0.000 description 6
- 239000003446 ligand Substances 0.000 description 6
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 6
- 238000002156 mixing Methods 0.000 description 6
- 229910052763 palladium Inorganic materials 0.000 description 6
- 239000002587 phosphodiesterase IV inhibitor Substances 0.000 description 6
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 6
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 6
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 6
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 6
- 239000003755 preservative agent Substances 0.000 description 6
- 235000018102 proteins Nutrition 0.000 description 6
- 102000004169 proteins and genes Human genes 0.000 description 6
- 108090000623 proteins and genes Proteins 0.000 description 6
- 235000019698 starch Nutrition 0.000 description 6
- 239000008107 starch Substances 0.000 description 6
- 229940032147 starch Drugs 0.000 description 6
- WJKHJLXJJJATHN-UHFFFAOYSA-N triflic anhydride Chemical compound FC(F)(F)S(=O)(=O)OS(=O)(=O)C(F)(F)F WJKHJLXJJJATHN-UHFFFAOYSA-N 0.000 description 6
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 5
- 102100021943 C-C motif chemokine 2 Human genes 0.000 description 5
- 101710155857 C-C motif chemokine 2 Proteins 0.000 description 5
- ZGTMUACCHSMWAC-UHFFFAOYSA-L EDTA disodium salt (anhydrous) Chemical compound [Na+].[Na+].OC(=O)CN(CC([O-])=O)CCN(CC(O)=O)CC([O-])=O ZGTMUACCHSMWAC-UHFFFAOYSA-L 0.000 description 5
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 5
- 230000005526 G1 to G0 transition Effects 0.000 description 5
- 208000029523 Interstitial Lung disease Diseases 0.000 description 5
- 239000007868 Raney catalyst Substances 0.000 description 5
- NPXOKRUENSOPAO-UHFFFAOYSA-N Raney nickel Chemical compound [Al].[Ni] NPXOKRUENSOPAO-UHFFFAOYSA-N 0.000 description 5
- 229910000564 Raney nickel Inorganic materials 0.000 description 5
- 210000001744 T-lymphocyte Anatomy 0.000 description 5
- 239000012317 TBTU Substances 0.000 description 5
- CLZISMQKJZCZDN-UHFFFAOYSA-N [benzotriazol-1-yloxy(dimethylamino)methylidene]-dimethylazanium Chemical compound C1=CC=C2N(OC(N(C)C)=[N+](C)C)N=NC2=C1 CLZISMQKJZCZDN-UHFFFAOYSA-N 0.000 description 5
- 239000000556 agonist Substances 0.000 description 5
- VZTDIZULWFCMLS-UHFFFAOYSA-N ammonium formate Chemical compound [NH4+].[O-]C=O VZTDIZULWFCMLS-UHFFFAOYSA-N 0.000 description 5
- 239000007864 aqueous solution Substances 0.000 description 5
- 230000001363 autoimmune Effects 0.000 description 5
- 235000015165 citric acid Nutrition 0.000 description 5
- 239000003246 corticosteroid Substances 0.000 description 5
- 229960001334 corticosteroids Drugs 0.000 description 5
- 208000035475 disorder Diseases 0.000 description 5
- 125000004494 ethyl ester group Chemical group 0.000 description 5
- 239000000284 extract Substances 0.000 description 5
- 230000009610 hypersensitivity Effects 0.000 description 5
- 230000004957 immunoregulator effect Effects 0.000 description 5
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 5
- 239000002932 luster Substances 0.000 description 5
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 5
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 5
- YJVFFLUZDVXJQI-UHFFFAOYSA-L palladium(ii) acetate Chemical compound [Pd+2].CC([O-])=O.CC([O-])=O YJVFFLUZDVXJQI-UHFFFAOYSA-L 0.000 description 5
- 239000002464 receptor antagonist Substances 0.000 description 5
- 229940044551 receptor antagonist Drugs 0.000 description 5
- 229910000029 sodium carbonate Inorganic materials 0.000 description 5
- 235000017550 sodium carbonate Nutrition 0.000 description 5
- 229940037001 sodium edetate Drugs 0.000 description 5
- 239000000454 talc Substances 0.000 description 5
- 235000012222 talc Nutrition 0.000 description 5
- 229910052623 talc Inorganic materials 0.000 description 5
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 5
- 239000003981 vehicle Substances 0.000 description 5
- KDCGOANMDULRCW-UHFFFAOYSA-N 7H-purine Chemical compound N1=CNC2=NC=NC2=C1 KDCGOANMDULRCW-UHFFFAOYSA-N 0.000 description 4
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 4
- 102100034871 C-C motif chemokine 8 Human genes 0.000 description 4
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 4
- 208000035473 Communicable disease Diseases 0.000 description 4
- 201000004624 Dermatitis Diseases 0.000 description 4
- 206010012688 Diabetic retinal oedema Diseases 0.000 description 4
- 206010012689 Diabetic retinopathy Diseases 0.000 description 4
- 206010053776 Eosinophilic cellulitis Diseases 0.000 description 4
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 4
- 102000003688 G-Protein-Coupled Receptors Human genes 0.000 description 4
- 108090000045 G-Protein-Coupled Receptors Proteins 0.000 description 4
- NTYJJOPFIAHURM-UHFFFAOYSA-N Histamine Chemical compound NCCC1=CN=CN1 NTYJJOPFIAHURM-UHFFFAOYSA-N 0.000 description 4
- 241000725303 Human immunodeficiency virus Species 0.000 description 4
- SIKJAQJRHWYJAI-UHFFFAOYSA-N Indole Chemical compound C1=CC=C2NC=CC2=C1 SIKJAQJRHWYJAI-UHFFFAOYSA-N 0.000 description 4
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 4
- ATUOYWHBWRKTHZ-UHFFFAOYSA-N Propane Chemical compound CCC ATUOYWHBWRKTHZ-UHFFFAOYSA-N 0.000 description 4
- 201000004681 Psoriasis Diseases 0.000 description 4
- SMWDFEZZVXVKRB-UHFFFAOYSA-N Quinoline Chemical compound N1=CC=CC2=CC=CC=C21 SMWDFEZZVXVKRB-UHFFFAOYSA-N 0.000 description 4
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 4
- 241000700605 Viruses Species 0.000 description 4
- 150000001408 amides Chemical class 0.000 description 4
- 235000011114 ammonium hydroxide Nutrition 0.000 description 4
- 239000003963 antioxidant agent Substances 0.000 description 4
- 235000006708 antioxidants Nutrition 0.000 description 4
- 239000008346 aqueous phase Substances 0.000 description 4
- 239000011668 ascorbic acid Substances 0.000 description 4
- 235000010323 ascorbic acid Nutrition 0.000 description 4
- 229960005070 ascorbic acid Drugs 0.000 description 4
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 4
- IOJUPLGTWVMSFF-UHFFFAOYSA-N benzothiazole Chemical compound C1=CC=C2SC=NC2=C1 IOJUPLGTWVMSFF-UHFFFAOYSA-N 0.000 description 4
- 239000000872 buffer Substances 0.000 description 4
- 239000008120 corn starch Substances 0.000 description 4
- 239000012043 crude product Substances 0.000 description 4
- 201000011190 diabetic macular edema Diseases 0.000 description 4
- XBDQKXXYIPTUBI-UHFFFAOYSA-N dimethylselenoniopropionate Natural products CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 4
- SAYUBFVIKXSBTI-UHFFFAOYSA-N ethyl 2-amino-4-propan-2-yl-1,3-thiazole-5-carboxylate Chemical compound CCOC(=O)C=1SC(N)=NC=1C(C)C SAYUBFVIKXSBTI-UHFFFAOYSA-N 0.000 description 4
- 238000001914 filtration Methods 0.000 description 4
- 239000011737 fluorine Substances 0.000 description 4
- 125000000524 functional group Chemical group 0.000 description 4
- FFUAGWLWBBFQJT-UHFFFAOYSA-N hexamethyldisilazane Chemical compound C[Si](C)(C)N[Si](C)(C)C FFUAGWLWBBFQJT-UHFFFAOYSA-N 0.000 description 4
- 230000002458 infectious effect Effects 0.000 description 4
- 208000027866 inflammatory disease Diseases 0.000 description 4
- AWJUIBRHMBBTKR-UHFFFAOYSA-N isoquinoline Chemical compound C1=NC=CC2=CC=CC=C21 AWJUIBRHMBBTKR-UHFFFAOYSA-N 0.000 description 4
- 239000000314 lubricant Substances 0.000 description 4
- AEUKDPKXTPNBNY-XEYRWQBLSA-N mcp 2 Chemical compound C([C@@H](C(=O)N[C@@H](CS)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CCCNC(N)=N)C(=O)NCC(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CC=1NC=NC=1)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CS)C(=O)N[C@@H](CS)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCCNC(N)=N)C(O)=O)NC(=O)CNC(=O)[C@H](C)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CC(C)C)NC(=O)[C@H](CS)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](C)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CS)NC(=O)[C@H](C)NC(=O)[C@H](CS)NC(=O)[C@@H](NC(=O)[C@@H](N)C(C)C)C(C)C)C1=CC=CC=C1 AEUKDPKXTPNBNY-XEYRWQBLSA-N 0.000 description 4
- 150000007522 mineralic acids Chemical class 0.000 description 4
- 229910000069 nitrogen hydride Inorganic materials 0.000 description 4
- 230000009871 nonspecific binding Effects 0.000 description 4
- 239000003960 organic solvent Substances 0.000 description 4
- 230000007170 pathology Effects 0.000 description 4
- 125000004368 propenyl group Chemical group C(=CC)* 0.000 description 4
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 4
- 125000002568 propynyl group Chemical group [*]C#CC([H])([H])[H] 0.000 description 4
- 150000003254 radicals Chemical class 0.000 description 4
- 230000004044 response Effects 0.000 description 4
- 239000011780 sodium chloride Substances 0.000 description 4
- 239000012321 sodium triacetoxyborohydride Substances 0.000 description 4
- 239000003381 stabilizer Substances 0.000 description 4
- 235000000346 sugar Nutrition 0.000 description 4
- QAOWNCQODCNURD-UHFFFAOYSA-N sulfuric acid Substances OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 4
- 201000000596 systemic lupus erythematosus Diseases 0.000 description 4
- QAEDZJGFFMLHHQ-UHFFFAOYSA-N trifluoroacetic anhydride Chemical compound FC(F)(F)C(=O)OC(=O)C(F)(F)F QAEDZJGFFMLHHQ-UHFFFAOYSA-N 0.000 description 4
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 3
- QCQCHGYLTSGIGX-GHXANHINSA-N 4-[[(3ar,5ar,5br,7ar,9s,11ar,11br,13as)-5a,5b,8,8,11a-pentamethyl-3a-[(5-methylpyridine-3-carbonyl)amino]-2-oxo-1-propan-2-yl-4,5,6,7,7a,9,10,11,11b,12,13,13a-dodecahydro-3h-cyclopenta[a]chrysen-9-yl]oxy]-2,2-dimethyl-4-oxobutanoic acid Chemical compound N([C@@]12CC[C@@]3(C)[C@]4(C)CC[C@H]5C(C)(C)[C@@H](OC(=O)CC(C)(C)C(O)=O)CC[C@]5(C)[C@H]4CC[C@@H]3C1=C(C(C2)=O)C(C)C)C(=O)C1=CN=CC(C)=C1 QCQCHGYLTSGIGX-GHXANHINSA-N 0.000 description 3
- KVCQTKNUUQOELD-UHFFFAOYSA-N 4-amino-n-[1-(3-chloro-2-fluoroanilino)-6-methylisoquinolin-5-yl]thieno[3,2-d]pyrimidine-7-carboxamide Chemical compound N=1C=CC2=C(NC(=O)C=3C4=NC=NC(N)=C4SC=3)C(C)=CC=C2C=1NC1=CC=CC(Cl)=C1F KVCQTKNUUQOELD-UHFFFAOYSA-N 0.000 description 3
- IQEDRFSMWKGEBH-UHFFFAOYSA-N 5-amino-1-n,1-n,3-n,3-n-tetramethylbenzene-1,3-dicarboxamide Chemical compound CN(C)C(=O)C1=CC(N)=CC(C(=O)N(C)C)=C1 IQEDRFSMWKGEBH-UHFFFAOYSA-N 0.000 description 3
- 102000001381 Arachidonate 5-Lipoxygenase Human genes 0.000 description 3
- 108010093579 Arachidonate 5-lipoxygenase Proteins 0.000 description 3
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 3
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Natural products CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 3
- 101710155833 C-C motif chemokine 8 Proteins 0.000 description 3
- 102000001902 CC Chemokines Human genes 0.000 description 3
- 108010040471 CC Chemokines Proteins 0.000 description 3
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 3
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 3
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 3
- KCXVZYZYPLLWCC-UHFFFAOYSA-N EDTA Chemical class OC(=O)CN(CC(O)=O)CCN(CC(O)=O)CC(O)=O KCXVZYZYPLLWCC-UHFFFAOYSA-N 0.000 description 3
- 108091006027 G proteins Proteins 0.000 description 3
- 102000030782 GTP binding Human genes 0.000 description 3
- 108091000058 GTP-Binding Proteins 0.000 description 3
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 3
- AEMRFAOFKBGASW-UHFFFAOYSA-M Glycolate Chemical compound OCC([O-])=O AEMRFAOFKBGASW-UHFFFAOYSA-M 0.000 description 3
- 241000282412 Homo Species 0.000 description 3
- 208000028622 Immune thrombocytopenia Diseases 0.000 description 3
- 238000003820 Medium-pressure liquid chromatography Methods 0.000 description 3
- SJRJJKPEHAURKC-UHFFFAOYSA-N N-Methylmorpholine Chemical compound CN1CCOCC1 SJRJJKPEHAURKC-UHFFFAOYSA-N 0.000 description 3
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 3
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 3
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- 230000004913 activation Effects 0.000 description 3
- 239000000808 adrenergic beta-agonist Substances 0.000 description 3
- 150000001298 alcohols Chemical class 0.000 description 3
- 125000000304 alkynyl group Chemical group 0.000 description 3
- 201000010105 allergic rhinitis Diseases 0.000 description 3
- 150000001413 amino acids Chemical group 0.000 description 3
- 229940065524 anticholinergics inhalants for obstructive airway diseases Drugs 0.000 description 3
- 201000003710 autoimmune thrombocytopenic purpura Diseases 0.000 description 3
- 239000002585 base Substances 0.000 description 3
- 210000003651 basophil Anatomy 0.000 description 3
- 229960000686 benzalkonium chloride Drugs 0.000 description 3
- CADWTSSKOVRVJC-UHFFFAOYSA-N benzyl(dimethyl)azanium;chloride Chemical compound [Cl-].C[NH+](C)CC1=CC=CC=C1 CADWTSSKOVRVJC-UHFFFAOYSA-N 0.000 description 3
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 3
- 230000003454 betamimetic effect Effects 0.000 description 3
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 3
- 125000004369 butenyl group Chemical group C(=CCC)* 0.000 description 3
- 125000000480 butynyl group Chemical group [*]C#CC([H])([H])C([H])([H])[H] 0.000 description 3
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 3
- 229910000024 caesium carbonate Inorganic materials 0.000 description 3
- 239000011575 calcium Substances 0.000 description 3
- 229910052791 calcium Inorganic materials 0.000 description 3
- 229910000019 calcium carbonate Inorganic materials 0.000 description 3
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 3
- 239000000812 cholinergic antagonist Substances 0.000 description 3
- 239000008139 complexing agent Substances 0.000 description 3
- 230000008878 coupling Effects 0.000 description 3
- 238000010168 coupling process Methods 0.000 description 3
- 238000005859 coupling reaction Methods 0.000 description 3
- 201000001981 dermatomyositis Diseases 0.000 description 3
- UAOMVDZJSHZZME-UHFFFAOYSA-N diisopropylamine Chemical compound CC(C)NC(C)C UAOMVDZJSHZZME-UHFFFAOYSA-N 0.000 description 3
- VYFYYTLLBUKUHU-UHFFFAOYSA-N dopamine Chemical compound NCCC1=CC=C(O)C(O)=C1 VYFYYTLLBUKUHU-UHFFFAOYSA-N 0.000 description 3
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 3
- 235000019253 formic acid Nutrition 0.000 description 3
- 230000006870 function Effects 0.000 description 3
- 239000008103 glucose Substances 0.000 description 3
- 229940093915 gynecological organic acid Drugs 0.000 description 3
- 238000010438 heat treatment Methods 0.000 description 3
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 3
- 238000011534 incubation Methods 0.000 description 3
- 230000008595 infiltration Effects 0.000 description 3
- 238000001764 infiltration Methods 0.000 description 3
- 230000003834 intracellular effect Effects 0.000 description 3
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 3
- 210000000265 leukocyte Anatomy 0.000 description 3
- 238000004519 manufacturing process Methods 0.000 description 3
- 239000012528 membrane Substances 0.000 description 3
- 150000004702 methyl esters Chemical class 0.000 description 3
- 150000007524 organic acids Chemical class 0.000 description 3
- 235000005985 organic acids Nutrition 0.000 description 3
- 239000002245 particle Substances 0.000 description 3
- 230000000144 pharmacologic effect Effects 0.000 description 3
- 208000005987 polymyositis Diseases 0.000 description 3
- 229910052700 potassium Inorganic materials 0.000 description 3
- 239000011591 potassium Substances 0.000 description 3
- 235000015320 potassium carbonate Nutrition 0.000 description 3
- 229910000027 potassium carbonate Inorganic materials 0.000 description 3
- 230000035755 proliferation Effects 0.000 description 3
- 230000002035 prolonged effect Effects 0.000 description 3
- 201000009732 pulmonary eosinophilia Diseases 0.000 description 3
- 230000000241 respiratory effect Effects 0.000 description 3
- 239000011734 sodium Substances 0.000 description 3
- 235000015424 sodium Nutrition 0.000 description 3
- 229910052708 sodium Inorganic materials 0.000 description 3
- 241000894007 species Species 0.000 description 3
- 239000007858 starting material Substances 0.000 description 3
- 230000004083 survival effect Effects 0.000 description 3
- SACZTBWBMQLFMN-UHFFFAOYSA-N (6-chloro-2-methylpyridin-3-yl)methanamine Chemical compound CC1=NC(Cl)=CC=C1CN SACZTBWBMQLFMN-UHFFFAOYSA-N 0.000 description 2
- GVJHHUAWPYXKBD-UHFFFAOYSA-N (±)-α-Tocopherol Chemical compound OC1=C(C)C(C)=C2OC(CCCC(C)CCCC(C)CCCC(C)C)(C)CCC2=C1C GVJHHUAWPYXKBD-UHFFFAOYSA-N 0.000 description 2
- CSNIZNHTOVFARY-UHFFFAOYSA-N 1,2-benzothiazole Chemical compound C1=CC=C2C=NSC2=C1 CSNIZNHTOVFARY-UHFFFAOYSA-N 0.000 description 2
- RSGFTANLGVTRRA-UHFFFAOYSA-N 1-[(3-aminophenyl)methyl]-3-cyclohexylurea Chemical compound NC1=CC=CC(CNC(=O)NC2CCCCC2)=C1 RSGFTANLGVTRRA-UHFFFAOYSA-N 0.000 description 2
- VBOAXMOALHHFLR-UHFFFAOYSA-N 1-cyclohexyl-3-[(3-nitrophenyl)methyl]urea Chemical compound [O-][N+](=O)C1=CC=CC(CNC(=O)NC2CCCCC2)=C1 VBOAXMOALHHFLR-UHFFFAOYSA-N 0.000 description 2
- 125000004806 1-methylethylene group Chemical group [H]C([H])([H])C([H])([*:1])C([H])([H])[*:2] 0.000 description 2
- PAMIQIKDUOTOBW-UHFFFAOYSA-N 1-methylpiperidine Chemical compound CN1CCCCC1 PAMIQIKDUOTOBW-UHFFFAOYSA-N 0.000 description 2
- HYZJCKYKOHLVJF-UHFFFAOYSA-N 1H-benzimidazole Chemical compound C1=CC=C2NC=NC2=C1 HYZJCKYKOHLVJF-UHFFFAOYSA-N 0.000 description 2
- BAXOFTOLAUCFNW-UHFFFAOYSA-N 1H-indazole Chemical compound C1=CC=C2C=NNC2=C1 BAXOFTOLAUCFNW-UHFFFAOYSA-N 0.000 description 2
- ODMMNALOCMNQJZ-UHFFFAOYSA-N 1H-pyrrolizine Chemical compound C1=CC=C2CC=CN21 ODMMNALOCMNQJZ-UHFFFAOYSA-N 0.000 description 2
- WXTMDXOMEHJXQO-UHFFFAOYSA-N 2,5-dihydroxybenzoic acid Chemical compound OC(=O)C1=CC(O)=CC=C1O WXTMDXOMEHJXQO-UHFFFAOYSA-N 0.000 description 2
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 2
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 2
- WNHQMMTYHDGGFU-UHFFFAOYSA-N 2-chloro-4-[1-(oxan-2-yl)pyrazol-4-yl]pyridine Chemical compound C1=NC(Cl)=CC(C2=CN(N=C2)C2OCCCC2)=C1 WNHQMMTYHDGGFU-UHFFFAOYSA-N 0.000 description 2
- PGAHKXOKUGRQOA-UHFFFAOYSA-N 2-chloro-4-[4-(oxan-2-yl)-1,5-dihydro-1,2,4-triazol-3-yl]pyridine Chemical compound C1=NC(Cl)=CC(C=2N(CNN=2)C2OCCCC2)=C1 PGAHKXOKUGRQOA-UHFFFAOYSA-N 0.000 description 2
- MXOWJAZFNLTNCF-UHFFFAOYSA-N 2-chloro-6-methyl-4-(1-methyltetrazol-5-yl)pyridine Chemical compound ClC1=NC(C)=CC(C=2N(N=NN=2)C)=C1 MXOWJAZFNLTNCF-UHFFFAOYSA-N 0.000 description 2
- OWXORRMQUDENAB-UHFFFAOYSA-N 2-chloro-6-methylpyridine-4-carboxamide Chemical compound CC1=CC(C(N)=O)=CC(Cl)=N1 OWXORRMQUDENAB-UHFFFAOYSA-N 0.000 description 2
- BZFYYPFFELGRLN-UHFFFAOYSA-N 2-methyl-6-oxo-1h-pyridine-3-carbonitrile Chemical compound CC=1NC(=O)C=CC=1C#N BZFYYPFFELGRLN-UHFFFAOYSA-N 0.000 description 2
- VHMICKWLTGFITH-UHFFFAOYSA-N 2H-isoindole Chemical compound C1=CC=CC2=CNC=C21 VHMICKWLTGFITH-UHFFFAOYSA-N 0.000 description 2
- HDFRUPQKYIBRNL-UHFFFAOYSA-N 3-bromo-n-methyl-5-nitrobenzamide Chemical compound CNC(=O)C1=CC(Br)=CC([N+]([O-])=O)=C1 HDFRUPQKYIBRNL-UHFFFAOYSA-N 0.000 description 2
- RFCCMCQLWAIVTO-UHFFFAOYSA-N 3-methyl-5-(1-methyltetrazol-5-yl)aniline Chemical compound CC1=CC(N)=CC(C=2N(N=NN=2)C)=C1 RFCCMCQLWAIVTO-UHFFFAOYSA-N 0.000 description 2
- RXLGLDMIUOKMHA-UHFFFAOYSA-N 4-(2-chloropyridin-4-yl)-3,5-dimethyl-1,2-oxazole Chemical compound CC1=NOC(C)=C1C1=CC=NC(Cl)=C1 RXLGLDMIUOKMHA-UHFFFAOYSA-N 0.000 description 2
- REUUQOIBNWISSI-UHFFFAOYSA-N 4-(bromomethyl)-1-chloro-2-methylbenzene Chemical compound CC1=CC(CBr)=CC=C1Cl REUUQOIBNWISSI-UHFFFAOYSA-N 0.000 description 2
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 2
- FJKROLUGYXJWQN-UHFFFAOYSA-N 4-hydroxybenzoic acid Chemical class OC(=O)C1=CC=C(O)C=C1 FJKROLUGYXJWQN-UHFFFAOYSA-N 0.000 description 2
- VRJHQPZVIGNGMX-UHFFFAOYSA-N 4-piperidinone Chemical compound O=C1CCNCC1 VRJHQPZVIGNGMX-UHFFFAOYSA-N 0.000 description 2
- DBXNGDOKRFQCAP-UHFFFAOYSA-N 5-(3-bromo-5-nitrophenyl)-1-methyltetrazole Chemical compound CN1N=NN=C1C1=CC(Br)=CC([N+]([O-])=O)=C1 DBXNGDOKRFQCAP-UHFFFAOYSA-N 0.000 description 2
- YWHWPIRLFHZSFS-UHFFFAOYSA-N 5-cyclopropyl-2-methylpyrazol-3-amine Chemical compound C1=C(N)N(C)N=C1C1CC1 YWHWPIRLFHZSFS-UHFFFAOYSA-N 0.000 description 2
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 2
- WSVLPVUVIUVCRA-KPKNDVKVSA-N Alpha-lactose monohydrate Chemical compound O.O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O WSVLPVUVIUVCRA-KPKNDVKVSA-N 0.000 description 2
- 206010002198 Anaphylactic reaction Diseases 0.000 description 2
- 206010002556 Ankylosing Spondylitis Diseases 0.000 description 2
- 208000023275 Autoimmune disease Diseases 0.000 description 2
- 208000009137 Behcet syndrome Diseases 0.000 description 2
- KYNSBQPICQTCGU-UHFFFAOYSA-N Benzopyrane Chemical compound C1=CC=C2C=CCOC2=C1 KYNSBQPICQTCGU-UHFFFAOYSA-N 0.000 description 2
- 201000004569 Blindness Diseases 0.000 description 2
- 241000283690 Bos taurus Species 0.000 description 2
- 108091003079 Bovine Serum Albumin Proteins 0.000 description 2
- 102100037853 C-C chemokine receptor type 4 Human genes 0.000 description 2
- 102100035875 C-C chemokine receptor type 5 Human genes 0.000 description 2
- 101710149870 C-C chemokine receptor type 5 Proteins 0.000 description 2
- 102100036302 C-C chemokine receptor type 6 Human genes 0.000 description 2
- 102100036301 C-C chemokine receptor type 7 Human genes 0.000 description 2
- 102100036305 C-C chemokine receptor type 8 Human genes 0.000 description 2
- 102100023698 C-C motif chemokine 17 Human genes 0.000 description 2
- 102100036849 C-C motif chemokine 24 Human genes 0.000 description 2
- 102100028990 C-X-C chemokine receptor type 3 Human genes 0.000 description 2
- HMBGXQKLGHIDMN-UHFFFAOYSA-M CCCC[Zn]Br Chemical compound CCCC[Zn]Br HMBGXQKLGHIDMN-UHFFFAOYSA-M 0.000 description 2
- 108050006947 CXC Chemokine Proteins 0.000 description 2
- 102000019388 CXC chemokine Human genes 0.000 description 2
- 108010067225 Cell Adhesion Molecules Proteins 0.000 description 2
- 102000016289 Cell Adhesion Molecules Human genes 0.000 description 2
- 229930186147 Cephalosporin Natural products 0.000 description 2
- 108010082548 Chemokine CCL11 Proteins 0.000 description 2
- 108010083647 Chemokine CCL24 Proteins 0.000 description 2
- 208000005590 Choroidal Neovascularization Diseases 0.000 description 2
- 206010060823 Choroidal neovascularisation Diseases 0.000 description 2
- 206010009900 Colitis ulcerative Diseases 0.000 description 2
- 208000011231 Crohn disease Diseases 0.000 description 2
- 206010011686 Cutaneous vasculitis Diseases 0.000 description 2
- 241000701022 Cytomegalovirus Species 0.000 description 2
- FBPFZTCFMRRESA-FSIIMWSLSA-N D-Glucitol Natural products OC[C@H](O)[C@H](O)[C@@H](O)[C@H](O)CO FBPFZTCFMRRESA-FSIIMWSLSA-N 0.000 description 2
- FBPFZTCFMRRESA-JGWLITMVSA-N D-glucitol Chemical compound OC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-JGWLITMVSA-N 0.000 description 2
- 208000006313 Delayed Hypersensitivity Diseases 0.000 description 2
- 206010012438 Dermatitis atopic Diseases 0.000 description 2
- 206010012442 Dermatitis contact Diseases 0.000 description 2
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 2
- ZAFNJMIOTHYJRJ-UHFFFAOYSA-N Diisopropyl ether Chemical compound CC(C)OC(C)C ZAFNJMIOTHYJRJ-UHFFFAOYSA-N 0.000 description 2
- 206010013700 Drug hypersensitivity Diseases 0.000 description 2
- 206010014952 Eosinophilia myalgia syndrome Diseases 0.000 description 2
- 102100023688 Eotaxin Human genes 0.000 description 2
- QUSNBJAOOMFDIB-UHFFFAOYSA-N Ethylamine Chemical compound CCN QUSNBJAOOMFDIB-UHFFFAOYSA-N 0.000 description 2
- 108010010803 Gelatin Proteins 0.000 description 2
- 206010018364 Glomerulonephritis Diseases 0.000 description 2
- 208000024869 Goodpasture syndrome Diseases 0.000 description 2
- 208000009329 Graft vs Host Disease Diseases 0.000 description 2
- 239000007995 HEPES buffer Substances 0.000 description 2
- 229910004373 HOAc Inorganic materials 0.000 description 2
- 208000030836 Hashimoto thyroiditis Diseases 0.000 description 2
- 241000238631 Hexapoda Species 0.000 description 2
- 102000003964 Histone deacetylase Human genes 0.000 description 2
- 108090000353 Histone deacetylase Proteins 0.000 description 2
- 101000716063 Homo sapiens C-C chemokine receptor type 8 Proteins 0.000 description 2
- 101000978362 Homo sapiens C-C motif chemokine 17 Proteins 0.000 description 2
- 101000916050 Homo sapiens C-X-C chemokine receptor type 3 Proteins 0.000 description 2
- 101000978392 Homo sapiens Eotaxin Proteins 0.000 description 2
- OAKJQQAXSVQMHS-UHFFFAOYSA-N Hydrazine Chemical compound NN OAKJQQAXSVQMHS-UHFFFAOYSA-N 0.000 description 2
- WTDHULULXKLSOZ-UHFFFAOYSA-N Hydroxylamine hydrochloride Chemical compound Cl.ON WTDHULULXKLSOZ-UHFFFAOYSA-N 0.000 description 2
- 201000009794 Idiopathic Pulmonary Fibrosis Diseases 0.000 description 2
- 208000016300 Idiopathic chronic eosinophilic pneumonia Diseases 0.000 description 2
- 206010021245 Idiopathic thrombocytopenic purpura Diseases 0.000 description 2
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 2
- 208000022559 Inflammatory bowel disease Diseases 0.000 description 2
- 102000004890 Interleukin-8 Human genes 0.000 description 2
- 108090001007 Interleukin-8 Proteins 0.000 description 2
- 208000034624 Leukocytoclastic Cutaneous Vasculitis Diseases 0.000 description 2
- 208000032514 Leukocytoclastic vasculitis Diseases 0.000 description 2
- 201000009324 Loeffler syndrome Diseases 0.000 description 2
- 208000019693 Lung disease Diseases 0.000 description 2
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 2
- TWRXJAOTZQYOKJ-UHFFFAOYSA-L Magnesium chloride Chemical compound [Mg+2].[Cl-].[Cl-] TWRXJAOTZQYOKJ-UHFFFAOYSA-L 0.000 description 2
- 235000019759 Maize starch Nutrition 0.000 description 2
- 241000124008 Mammalia Species 0.000 description 2
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 2
- 101710151805 Mitochondrial intermediate peptidase 1 Proteins 0.000 description 2
- 102100024193 Mitogen-activated protein kinase 1 Human genes 0.000 description 2
- 101000978374 Mus musculus C-C motif chemokine 12 Proteins 0.000 description 2
- 206010028980 Neoplasm Diseases 0.000 description 2
- UXRZLDREKITWRO-UHFFFAOYSA-N P(c1ccccc1)c1ccccc1.CC1(C)c2ccccc2Oc2ccccc12 Chemical compound P(c1ccccc1)c1ccccc1.CC1(C)c2ccccc2Oc2ccccc12 UXRZLDREKITWRO-UHFFFAOYSA-N 0.000 description 2
- 102100037602 P2X purinoceptor 7 Human genes 0.000 description 2
- 229930182555 Penicillin Natural products 0.000 description 2
- JGSARLDLIJGVTE-MBNYWOFBSA-N Penicillin G Chemical compound N([C@H]1[C@H]2SC([C@@H](N2C1=O)C(O)=O)(C)C)C(=O)CC1=CC=CC=C1 JGSARLDLIJGVTE-MBNYWOFBSA-N 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 2
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 2
- 229920003171 Poly (ethylene oxide) Polymers 0.000 description 2
- 239000002202 Polyethylene glycol Substances 0.000 description 2
- 201000001263 Psoriatic Arthritis Diseases 0.000 description 2
- 208000036824 Psoriatic arthropathy Diseases 0.000 description 2
- 206010039085 Rhinitis allergic Diseases 0.000 description 2
- 206010039710 Scleroderma Diseases 0.000 description 2
- 206010040070 Septic Shock Diseases 0.000 description 2
- 208000021386 Sjogren Syndrome Diseases 0.000 description 2
- DBMJMQXJHONAFJ-UHFFFAOYSA-M Sodium laurylsulphate Chemical compound [Na+].CCCCCCCCCCCCOS([O-])(=O)=O DBMJMQXJHONAFJ-UHFFFAOYSA-M 0.000 description 2
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 2
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 2
- GWEVSGVZZGPLCZ-UHFFFAOYSA-N Titan oxide Chemical compound O=[Ti]=O GWEVSGVZZGPLCZ-UHFFFAOYSA-N 0.000 description 2
- 206010052779 Transplant rejections Diseases 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-M Trifluoroacetate Chemical compound [O-]C(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-M 0.000 description 2
- OKJPEAGHQZHRQV-UHFFFAOYSA-N Triiodomethane Natural products IC(I)I OKJPEAGHQZHRQV-UHFFFAOYSA-N 0.000 description 2
- 206010067584 Type 1 diabetes mellitus Diseases 0.000 description 2
- 201000006704 Ulcerative Colitis Diseases 0.000 description 2
- 208000024780 Urticaria Diseases 0.000 description 2
- 206010047115 Vasculitis Diseases 0.000 description 2
- 206010047124 Vasculitis necrotising Diseases 0.000 description 2
- 208000008526 Wells syndrome Diseases 0.000 description 2
- NFHGRCPXULXAHF-UHFFFAOYSA-N [3-amino-5-(1-methyltetrazol-5-yl)phenyl]methanol Chemical compound CN1N=NN=C1C1=CC(N)=CC(CO)=C1 NFHGRCPXULXAHF-UHFFFAOYSA-N 0.000 description 2
- 235000010443 alginic acid Nutrition 0.000 description 2
- 229920000615 alginic acid Polymers 0.000 description 2
- 229910052783 alkali metal Inorganic materials 0.000 description 2
- 125000003342 alkenyl group Chemical group 0.000 description 2
- 208000002029 allergic contact dermatitis Diseases 0.000 description 2
- 230000007815 allergy Effects 0.000 description 2
- 229910021529 ammonia Inorganic materials 0.000 description 2
- 208000003455 anaphylaxis Diseases 0.000 description 2
- 239000012300 argon atmosphere Substances 0.000 description 2
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 2
- 201000008937 atopic dermatitis Diseases 0.000 description 2
- 208000010668 atopic eczema Diseases 0.000 description 2
- 201000009564 autosomal recessive limb-girdle muscular dystrophy type 2A Diseases 0.000 description 2
- RFRXIWQYSOIBDI-UHFFFAOYSA-N benzarone Chemical compound CCC=1OC2=CC=CC=C2C=1C(=O)C1=CC=C(O)C=C1 RFRXIWQYSOIBDI-UHFFFAOYSA-N 0.000 description 2
- 230000000903 blocking effect Effects 0.000 description 2
- 210000004369 blood Anatomy 0.000 description 2
- 239000008280 blood Substances 0.000 description 2
- 229940098773 bovine serum albumin Drugs 0.000 description 2
- 150000001649 bromium compounds Chemical class 0.000 description 2
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- 239000001506 calcium phosphate Substances 0.000 description 2
- 239000002775 capsule Substances 0.000 description 2
- JYYOBHFYCIDXHH-UHFFFAOYSA-N carbonic acid;hydrate Chemical compound O.OC(O)=O JYYOBHFYCIDXHH-UHFFFAOYSA-N 0.000 description 2
- 239000001768 carboxy methyl cellulose Substances 0.000 description 2
- 229940124587 cephalosporin Drugs 0.000 description 2
- 150000001780 cephalosporins Chemical class 0.000 description 2
- 150000001805 chlorine compounds Chemical class 0.000 description 2
- 238000004587 chromatography analysis Methods 0.000 description 2
- 201000009323 chronic eosinophilic pneumonia Diseases 0.000 description 2
- 239000011248 coating agent Substances 0.000 description 2
- 238000000576 coating method Methods 0.000 description 2
- 230000006957 competitive inhibition Effects 0.000 description 2
- 229940125904 compound 1 Drugs 0.000 description 2
- 239000006184 cosolvent Substances 0.000 description 2
- 125000006165 cyclic alkyl group Chemical group 0.000 description 2
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 2
- 230000001419 dependent effect Effects 0.000 description 2
- 238000001514 detection method Methods 0.000 description 2
- 150000002016 disaccharides Chemical class 0.000 description 2
- 229940121647 egfr inhibitor Drugs 0.000 description 2
- 239000003995 emulsifying agent Substances 0.000 description 2
- 230000002327 eosinophilic effect Effects 0.000 description 2
- 201000009580 eosinophilic pneumonia Diseases 0.000 description 2
- 150000002148 esters Chemical class 0.000 description 2
- VVMHCJBHVSFZPC-UHFFFAOYSA-N ethyl 2-bromo-4-methyl-3-oxopentanoate Chemical compound CCOC(=O)C(Br)C(=O)C(C)C VVMHCJBHVSFZPC-UHFFFAOYSA-N 0.000 description 2
- 201000001155 extrinsic allergic alveolitis Diseases 0.000 description 2
- 210000001508 eye Anatomy 0.000 description 2
- 235000019264 food flavour enhancer Nutrition 0.000 description 2
- 230000037406 food intake Effects 0.000 description 2
- 239000001530 fumaric acid Substances 0.000 description 2
- 230000002496 gastric effect Effects 0.000 description 2
- 239000008273 gelatin Substances 0.000 description 2
- 229920000159 gelatin Polymers 0.000 description 2
- 235000019322 gelatine Nutrition 0.000 description 2
- 235000011852 gelatine desserts Nutrition 0.000 description 2
- 208000024908 graft versus host disease Diseases 0.000 description 2
- 239000008187 granular material Substances 0.000 description 2
- 125000004836 hexamethylene group Chemical group [H]C([H])([*:2])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[*:1] 0.000 description 2
- 125000006038 hexenyl group Chemical group 0.000 description 2
- 125000004051 hexyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 125000005980 hexynyl group Chemical group 0.000 description 2
- 229960001340 histamine Drugs 0.000 description 2
- 210000003630 histaminocyte Anatomy 0.000 description 2
- 102000043798 human CCL11 Human genes 0.000 description 2
- 150000004677 hydrates Chemical class 0.000 description 2
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 2
- 208000022098 hypersensitivity pneumonitis Diseases 0.000 description 2
- 201000006362 hypersensitivity vasculitis Diseases 0.000 description 2
- PZOUSPYUWWUPPK-UHFFFAOYSA-N indole Natural products CC1=CC=CC2=C1C=CN2 PZOUSPYUWWUPPK-UHFFFAOYSA-N 0.000 description 2
- RKJUIXBNRJVNHR-UHFFFAOYSA-N indolenine Natural products C1=CC=C2CC=NC2=C1 RKJUIXBNRJVNHR-UHFFFAOYSA-N 0.000 description 2
- HOBCFUWDNJPFHB-UHFFFAOYSA-N indolizine Chemical compound C1=CC=CN2C=CC=C21 HOBCFUWDNJPFHB-UHFFFAOYSA-N 0.000 description 2
- 230000004054 inflammatory process Effects 0.000 description 2
- 229910052500 inorganic mineral Inorganic materials 0.000 description 2
- 230000003993 interaction Effects 0.000 description 2
- XKTZWUACRZHVAN-VADRZIEHSA-N interleukin-8 Chemical compound C([C@H](NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@@H](NC(C)=O)CCSC)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N[C@@H]([C@@H](C)O)C(=O)NCC(=O)N[C@@H](CCSC)C(=O)N1[C@H](CCC1)C(=O)N1[C@H](CCC1)C(=O)N[C@@H](C)C(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CCC(O)=O)C(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CC=1C=CC(O)=CC=1)C(=O)N[C@H](CO)C(=O)N1[C@H](CCC1)C(N)=O)C1=CC=CC=C1 XKTZWUACRZHVAN-VADRZIEHSA-N 0.000 description 2
- 229940096397 interleukin-8 Drugs 0.000 description 2
- 208000036971 interstitial lung disease 2 Diseases 0.000 description 2
- 150000004694 iodide salts Chemical class 0.000 description 2
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 2
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 2
- NNPPMTNAJDCUHE-UHFFFAOYSA-N isobutane Chemical compound CC(C)C NNPPMTNAJDCUHE-UHFFFAOYSA-N 0.000 description 2
- 238000002955 isolation Methods 0.000 description 2
- 239000007951 isotonicity adjuster Substances 0.000 description 2
- 229960001021 lactose monohydrate Drugs 0.000 description 2
- 210000004072 lung Anatomy 0.000 description 2
- 210000002540 macrophage Anatomy 0.000 description 2
- 239000011777 magnesium Substances 0.000 description 2
- 229910052749 magnesium Inorganic materials 0.000 description 2
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 2
- 230000001404 mediated effect Effects 0.000 description 2
- 229910052751 metal Inorganic materials 0.000 description 2
- 239000002184 metal Substances 0.000 description 2
- KNVQZTWBDIULRK-UHFFFAOYSA-N methyl 2,3-dibromopyridine-4-carboxylate Chemical compound COC(=O)C1=CC=NC(Br)=C1Br KNVQZTWBDIULRK-UHFFFAOYSA-N 0.000 description 2
- HKMQGDVQUHCBRQ-UHFFFAOYSA-N methyl 3-tert-butyl-5-[(2-methylpropan-2-yl)oxycarbonylamino]benzoate Chemical compound COC(=O)C1=CC(NC(=O)OC(C)(C)C)=CC(C(C)(C)C)=C1 HKMQGDVQUHCBRQ-UHFFFAOYSA-N 0.000 description 2
- 239000008108 microcrystalline cellulose Substances 0.000 description 2
- 229940016286 microcrystalline cellulose Drugs 0.000 description 2
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 2
- 230000005012 migration Effects 0.000 description 2
- 238000013508 migration Methods 0.000 description 2
- 235000010755 mineral Nutrition 0.000 description 2
- 239000011707 mineral Substances 0.000 description 2
- 239000002808 molecular sieve Substances 0.000 description 2
- 150000002772 monosaccharides Chemical class 0.000 description 2
- 201000006417 multiple sclerosis Diseases 0.000 description 2
- 206010028417 myasthenia gravis Diseases 0.000 description 2
- IJDNQMDRQITEOD-UHFFFAOYSA-N n-butane Chemical compound CCCC IJDNQMDRQITEOD-UHFFFAOYSA-N 0.000 description 2
- 210000001989 nasopharynx Anatomy 0.000 description 2
- 230000002956 necrotizing effect Effects 0.000 description 2
- 210000000440 neutrophil Anatomy 0.000 description 2
- 239000000041 non-steroidal anti-inflammatory agent Substances 0.000 description 2
- 229940021182 non-steroidal anti-inflammatory drug Drugs 0.000 description 2
- 239000003921 oil Substances 0.000 description 2
- 235000019198 oils Nutrition 0.000 description 2
- 230000003287 optical effect Effects 0.000 description 2
- 210000000056 organ Anatomy 0.000 description 2
- 239000001301 oxygen Substances 0.000 description 2
- 229940049954 penicillin Drugs 0.000 description 2
- 125000002255 pentenyl group Chemical group C(=CCCC)* 0.000 description 2
- 125000005981 pentynyl group Chemical group 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 2
- 150000003141 primary amines Chemical class 0.000 description 2
- 235000019260 propionic acid Nutrition 0.000 description 2
- BWESROVQGZSBRX-UHFFFAOYSA-N pyrido[3,2-d]pyrimidine Chemical compound C1=NC=NC2=CC=CN=C21 BWESROVQGZSBRX-UHFFFAOYSA-N 0.000 description 2
- 125000000719 pyrrolidinyl group Chemical group 0.000 description 2
- IUVKMZGDUIUOCP-BTNSXGMBSA-N quinbolone Chemical compound O([C@H]1CC[C@H]2[C@H]3[C@@H]([C@]4(C=CC(=O)C=C4CC3)C)CC[C@@]21C)C1=CCCC1 IUVKMZGDUIUOCP-BTNSXGMBSA-N 0.000 description 2
- 238000010992 reflux Methods 0.000 description 2
- 238000011160 research Methods 0.000 description 2
- 210000001525 retina Anatomy 0.000 description 2
- QZAYGJVTTNCVMB-UHFFFAOYSA-N serotonin Chemical compound C1=C(O)C=C2C(CCN)=CNC2=C1 QZAYGJVTTNCVMB-UHFFFAOYSA-N 0.000 description 2
- 239000000377 silicon dioxide Substances 0.000 description 2
- 210000003491 skin Anatomy 0.000 description 2
- 208000017520 skin disease Diseases 0.000 description 2
- URGAHOPLAPQHLN-UHFFFAOYSA-N sodium aluminosilicate Chemical compound [Na+].[Al+3].[O-][Si]([O-])=O.[O-][Si]([O-])=O URGAHOPLAPQHLN-UHFFFAOYSA-N 0.000 description 2
- 235000019333 sodium laurylsulphate Nutrition 0.000 description 2
- 239000012453 solvate Substances 0.000 description 2
- 239000000600 sorbitol Substances 0.000 description 2
- 235000010356 sorbitol Nutrition 0.000 description 2
- 239000011593 sulfur Substances 0.000 description 2
- 239000000829 suppository Substances 0.000 description 2
- 239000004094 surface-active agent Substances 0.000 description 2
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 2
- UMGDCJDMYOKAJW-UHFFFAOYSA-N thiourea Chemical compound NC(N)=S UMGDCJDMYOKAJW-UHFFFAOYSA-N 0.000 description 2
- 238000002054 transplantation Methods 0.000 description 2
- GETQZCLCWQTVFV-UHFFFAOYSA-N trimethylamine Chemical compound CN(C)C GETQZCLCWQTVFV-UHFFFAOYSA-N 0.000 description 2
- ONDSBJMLAHVLMI-UHFFFAOYSA-N trimethylsilyldiazomethane Chemical compound C[Si](C)(C)[CH-][N+]#N ONDSBJMLAHVLMI-UHFFFAOYSA-N 0.000 description 2
- 238000001946 ultra-performance liquid chromatography-mass spectrometry Methods 0.000 description 2
- 235000013343 vitamin Nutrition 0.000 description 2
- 239000011782 vitamin Substances 0.000 description 2
- 229930003231 vitamin Natural products 0.000 description 2
- 229940088594 vitamin Drugs 0.000 description 2
- LSPHULWDVZXLIL-UHFFFAOYSA-N (+/-)-Camphoric acid Chemical compound CC1(C)C(C(O)=O)CCC1(C)C(O)=O LSPHULWDVZXLIL-UHFFFAOYSA-N 0.000 description 1
- SFLSHLFXELFNJZ-QMMMGPOBSA-N (-)-norepinephrine Chemical compound NC[C@H](O)C1=CC=C(O)C(O)=C1 SFLSHLFXELFNJZ-QMMMGPOBSA-N 0.000 description 1
- VCGRFBXVSFAGGA-UHFFFAOYSA-N (1,1-dioxo-1,4-thiazinan-4-yl)-[6-[[3-(4-fluorophenyl)-5-methyl-1,2-oxazol-4-yl]methoxy]pyridin-3-yl]methanone Chemical compound CC=1ON=C(C=2C=CC(F)=CC=2)C=1COC(N=C1)=CC=C1C(=O)N1CCS(=O)(=O)CC1 VCGRFBXVSFAGGA-UHFFFAOYSA-N 0.000 description 1
- WJYRVVDXJMJLTN-UHFFFAOYSA-N (2-chloropyridin-4-yl)boronic acid Chemical compound OB(O)C1=CC=NC(Cl)=C1 WJYRVVDXJMJLTN-UHFFFAOYSA-N 0.000 description 1
- JNYAEWCLZODPBN-JGWLITMVSA-N (2r,3r,4s)-2-[(1r)-1,2-dihydroxyethyl]oxolane-3,4-diol Chemical class OC[C@@H](O)[C@H]1OC[C@H](O)[C@H]1O JNYAEWCLZODPBN-JGWLITMVSA-N 0.000 description 1
- LOGFVTREOLYCPF-KXNHARMFSA-N (2s,3r)-2-[[(2r)-1-[(2s)-2,6-diaminohexanoyl]pyrrolidine-2-carbonyl]amino]-3-hydroxybutanoic acid Chemical compound C[C@@H](O)[C@@H](C(O)=O)NC(=O)[C@H]1CCCN1C(=O)[C@@H](N)CCCCN LOGFVTREOLYCPF-KXNHARMFSA-N 0.000 description 1
- CIUYJYRQKYGNQP-UHFFFAOYSA-N (3-nitrophenyl)methanamine Chemical compound NCC1=CC=CC([N+]([O-])=O)=C1 CIUYJYRQKYGNQP-UHFFFAOYSA-N 0.000 description 1
- ROICYBLUWUMJFF-RDTXWAMCSA-N (6aR,9R)-N,7-dimethyl-N-propan-2-yl-6,6a,8,9-tetrahydro-4H-indolo[4,3-fg]quinoline-9-carboxamide Chemical compound CN(C(=O)[C@H]1CN(C)[C@@H]2CC3=CNC4=CC=CC(C2=C1)=C34)C(C)C ROICYBLUWUMJFF-RDTXWAMCSA-N 0.000 description 1
- 125000003161 (C1-C6) alkylene group Chemical group 0.000 description 1
- 125000006656 (C2-C4) alkenyl group Chemical group 0.000 description 1
- 125000006650 (C2-C4) alkynyl group Chemical group 0.000 description 1
- 125000006590 (C2-C6) alkenylene group Chemical group 0.000 description 1
- 125000006591 (C2-C6) alkynylene group Chemical group 0.000 description 1
- WRIDQFICGBMAFQ-UHFFFAOYSA-N (E)-8-Octadecenoic acid Natural products CCCCCCCCCC=CCCCCCCC(O)=O WRIDQFICGBMAFQ-UHFFFAOYSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- IWYDHOAUDWTVEP-ZETCQYMHSA-N (S)-mandelic acid Chemical compound OC(=O)[C@@H](O)C1=CC=CC=C1 IWYDHOAUDWTVEP-ZETCQYMHSA-N 0.000 description 1
- DELJOESCKJGFML-DUXPYHPUSA-N (e)-3-aminobut-2-enenitrile Chemical compound C\C(N)=C/C#N DELJOESCKJGFML-DUXPYHPUSA-N 0.000 description 1
- MHCVCKDNQYMGEX-UHFFFAOYSA-N 1,1'-biphenyl;phenoxybenzene Chemical compound C1=CC=CC=C1C1=CC=CC=C1.C=1C=CC=CC=1OC1=CC=CC=C1 MHCVCKDNQYMGEX-UHFFFAOYSA-N 0.000 description 1
- SCYULBFZEHDVBN-UHFFFAOYSA-N 1,1-Dichloroethane Chemical compound CC(Cl)Cl SCYULBFZEHDVBN-UHFFFAOYSA-N 0.000 description 1
- 125000004815 1,2-dimethylethylene group Chemical group [H]C([H])([H])C([H])([*:1])C([H])([*:2])C([H])([H])[H] 0.000 description 1
- NDZYPHLNJZSQJY-QNWVGRARSA-N 1-(5-acetyl-4-methyl-1,3-thiazol-2-yl)-3-[(1r,2s)-2-[[(3s)-3-[(4-fluorophenyl)methyl]piperidin-1-yl]methyl]cyclohexyl]urea Chemical compound CC1=C(C(=O)C)SC(NC(=O)N[C@H]2[C@@H](CCCC2)CN2C[C@H](CC=3C=CC(F)=CC=3)CCC2)=N1 NDZYPHLNJZSQJY-QNWVGRARSA-N 0.000 description 1
- AZHKZNFSJNANNM-UHFFFAOYSA-N 1-(6-chloro-1h-benzimidazol-2-yl)-2-methoxyethanamine Chemical compound ClC1=CC=C2NC(C(N)COC)=NC2=C1 AZHKZNFSJNANNM-UHFFFAOYSA-N 0.000 description 1
- BRBFQHNYYHTKFI-UHFFFAOYSA-N 1-[(4-chloro-3-methylphenyl)methyl]piperidin-4-one Chemical compound C1=C(Cl)C(C)=CC(CN2CCC(=O)CC2)=C1 BRBFQHNYYHTKFI-UHFFFAOYSA-N 0.000 description 1
- MUTPEQFHUCTKOM-UHFFFAOYSA-N 1-[1-[(4-chloro-3-methylphenyl)methyl]piperidin-4-yl]-5-oxopyrrolidine-2-carboxylic acid Chemical compound C1=C(Cl)C(C)=CC(CN2CCC(CC2)N2C(CCC2C(O)=O)=O)=C1 MUTPEQFHUCTKOM-UHFFFAOYSA-N 0.000 description 1
- 125000004973 1-butenyl group Chemical group C(=CCC)* 0.000 description 1
- 125000004972 1-butynyl group Chemical group [H]C([H])([H])C([H])([H])C#C* 0.000 description 1
- VFWCMGCRMGJXDK-UHFFFAOYSA-N 1-chlorobutane Chemical class CCCCCl VFWCMGCRMGJXDK-UHFFFAOYSA-N 0.000 description 1
- PZNPLUBHRSSFHT-RRHRGVEJSA-N 1-hexadecanoyl-2-octadecanoyl-sn-glycero-3-phosphocholine Chemical compound CCCCCCCCCCCCCCCCCC(=O)O[C@@H](COP([O-])(=O)OCC[N+](C)(C)C)COC(=O)CCCCCCCCCCCCCCC PZNPLUBHRSSFHT-RRHRGVEJSA-N 0.000 description 1
- 125000006019 1-methyl-1-propenyl group Chemical group 0.000 description 1
- 125000006021 1-methyl-2-propenyl group Chemical group 0.000 description 1
- UDYSDVVJHGYAHB-UHFFFAOYSA-N 1-methylsulfonylpyrrolidin-3-amine Chemical compound CS(=O)(=O)N1CCC(N)C1 UDYSDVVJHGYAHB-UHFFFAOYSA-N 0.000 description 1
- 125000006017 1-propenyl group Chemical group 0.000 description 1
- 125000000530 1-propynyl group Chemical group [H]C([H])([H])C#C* 0.000 description 1
- OWEGMIWEEQEYGQ-UHFFFAOYSA-N 100676-05-9 Natural products OC1C(O)C(O)C(CO)OC1OCC1C(O)C(O)C(O)C(OC2C(OC(O)C(O)C2O)CO)O1 OWEGMIWEEQEYGQ-UHFFFAOYSA-N 0.000 description 1
- FPIPGXGPPPQFEQ-UHFFFAOYSA-N 13-cis retinol Natural products OCC=C(C)C=CC=C(C)C=CC1=C(C)CCCC1(C)C FPIPGXGPPPQFEQ-UHFFFAOYSA-N 0.000 description 1
- 125000004825 2,2-dimethylpropylene group Chemical group [H]C([H])([H])C(C([H])([H])[H])(C([H])([H])[*:1])C([H])([H])[*:2] 0.000 description 1
- LXFQSRIDYRFTJW-UHFFFAOYSA-M 2,4,6-trimethylbenzenesulfonate Chemical compound CC1=CC(C)=C(S([O-])(=O)=O)C(C)=C1 LXFQSRIDYRFTJW-UHFFFAOYSA-M 0.000 description 1
- 125000004974 2-butenyl group Chemical group C(C=CC)* 0.000 description 1
- 125000000069 2-butynyl group Chemical group [H]C([H])([H])C#CC([H])([H])* 0.000 description 1
- FKTNROFZIIAKHW-UHFFFAOYSA-N 2-chloro-6-methyl-4-(1h-1,2,4-triazol-5-yl)pyridine Chemical compound ClC1=NC(C)=CC(C2=NNC=N2)=C1 FKTNROFZIIAKHW-UHFFFAOYSA-N 0.000 description 1
- VCSALQDTFASQGL-UHFFFAOYSA-N 2-chloro-6-methyl-4-[1-(oxan-2-yl)-1,2,4-triazol-3-yl]pyridine Chemical compound ClC1=NC(C)=CC(C2=NN(C=N2)C2OCCCC2)=C1 VCSALQDTFASQGL-UHFFFAOYSA-N 0.000 description 1
- ACQXHCHKMFYDPM-UHFFFAOYSA-N 2-chloro-6-methylpyridine-3-carboxylic acid Chemical compound CC1=CC=C(C(O)=O)C(Cl)=N1 ACQXHCHKMFYDPM-UHFFFAOYSA-N 0.000 description 1
- GAKJWOAMIXNCPN-UHFFFAOYSA-N 2-chloro-6-methylpyridine-4-carbonitrile Chemical compound CC1=CC(C#N)=CC(Cl)=N1 GAKJWOAMIXNCPN-UHFFFAOYSA-N 0.000 description 1
- ZGZMEKHQIZSZOH-UHFFFAOYSA-N 2-chloro-6-methylpyridine-4-carboxylic acid Chemical compound CC1=CC(C(O)=O)=CC(Cl)=N1 ZGZMEKHQIZSZOH-UHFFFAOYSA-N 0.000 description 1
- KBHJJXCQGHZUJA-UHFFFAOYSA-N 2-chloro-N'-hydroxy-6-methylpyridine-4-carboximidamide Chemical compound CC1=CC(C(=N)NO)=CC(Cl)=N1 KBHJJXCQGHZUJA-UHFFFAOYSA-N 0.000 description 1
- DMCVXGCUFGFXJK-UHFFFAOYSA-N 2-chloro-n,n,6-trimethylpyridine-4-carboxamide Chemical compound CN(C)C(=O)C1=CC(C)=NC(Cl)=C1 DMCVXGCUFGFXJK-UHFFFAOYSA-N 0.000 description 1
- WMPPDTMATNBGJN-UHFFFAOYSA-N 2-phenylethylbromide Chemical class BrCCC1=CC=CC=C1 WMPPDTMATNBGJN-UHFFFAOYSA-N 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- 125000001494 2-propynyl group Chemical group [H]C#CC([H])([H])* 0.000 description 1
- LQJBNNIYVWPHFW-UHFFFAOYSA-N 20:1omega9c fatty acid Natural products CCCCCCCCCCC=CCCCCCCCC(O)=O LQJBNNIYVWPHFW-UHFFFAOYSA-N 0.000 description 1
- SDXAWLJRERMRKF-UHFFFAOYSA-N 3,5-dimethyl-1h-pyrazole Chemical compound CC=1C=C(C)NN=1 SDXAWLJRERMRKF-UHFFFAOYSA-N 0.000 description 1
- UASHXZRGDBOZRD-UHFFFAOYSA-N 3-(1-methyltetrazol-5-yl)-5-nitrobenzoic acid Chemical compound CN1N=NN=C1C1=CC(C(O)=O)=CC([N+]([O-])=O)=C1 UASHXZRGDBOZRD-UHFFFAOYSA-N 0.000 description 1
- VBBAMBIEAFCKCS-UHFFFAOYSA-N 3-(1-methyltetrazol-5-yl)aniline Chemical compound CN1N=NN=C1C1=CC=CC(N)=C1 VBBAMBIEAFCKCS-UHFFFAOYSA-N 0.000 description 1
- VKXRQCRAZDMXQZ-UHFFFAOYSA-N 3-(2-chloro-6-methylpyridin-4-yl)-5-methyl-1,2,4-oxadiazole Chemical compound O1C(C)=NC(C=2C=C(Cl)N=C(C)C=2)=N1 VKXRQCRAZDMXQZ-UHFFFAOYSA-N 0.000 description 1
- LJGHYPLBDBRCRZ-UHFFFAOYSA-N 3-(3-aminophenyl)sulfonylaniline Chemical group NC1=CC=CC(S(=O)(=O)C=2C=C(N)C=CC=2)=C1 LJGHYPLBDBRCRZ-UHFFFAOYSA-N 0.000 description 1
- LXOZDFLMZCZLRD-UHFFFAOYSA-N 3-(4-amino-2-methylphenyl)-1,3-oxazinan-2-one Chemical compound CC1=CC(N)=CC=C1N1C(=O)OCCC1 LXOZDFLMZCZLRD-UHFFFAOYSA-N 0.000 description 1
- ZCRNIIJXDRYWDU-UHFFFAOYSA-N 3-(methoxycarbonyl)-5-nitrobenzoic acid Chemical compound COC(=O)C1=CC(C(O)=O)=CC([N+]([O-])=O)=C1 ZCRNIIJXDRYWDU-UHFFFAOYSA-N 0.000 description 1
- GVKLFFIPALKQFM-UHFFFAOYSA-N 3-(methylcarbamoyl)-5-nitrobenzoic acid Chemical compound CNC(=O)C1=CC(C(O)=O)=CC([N+]([O-])=O)=C1 GVKLFFIPALKQFM-UHFFFAOYSA-N 0.000 description 1
- VSYORICKBNTAHP-UHFFFAOYSA-N 3-(pyridin-4-ylmethyl)aniline Chemical compound NC1=CC=CC(CC=2C=CN=CC=2)=C1 VSYORICKBNTAHP-UHFFFAOYSA-N 0.000 description 1
- HFEMUKXJOCWSNR-UHFFFAOYSA-N 3-amino-5-(1-methyltetrazol-5-yl)benzoic acid Chemical compound CN1N=NN=C1C1=CC(N)=CC(C(O)=O)=C1 HFEMUKXJOCWSNR-UHFFFAOYSA-N 0.000 description 1
- DBEMTZANGFGKMX-UHFFFAOYSA-N 3-amino-5-methoxybenzoic acid Chemical compound COC1=CC(N)=CC(C(O)=O)=C1 DBEMTZANGFGKMX-UHFFFAOYSA-N 0.000 description 1
- FRNOEYRXTZZHLD-UHFFFAOYSA-N 3-amino-n-methyl-5-(trifluoromethyl)benzamide Chemical compound CNC(=O)C1=CC(N)=CC(C(F)(F)F)=C1 FRNOEYRXTZZHLD-UHFFFAOYSA-N 0.000 description 1
- NJXPYZHXZZCTNI-UHFFFAOYSA-N 3-aminobenzonitrile Chemical compound NC1=CC=CC(C#N)=C1 NJXPYZHXZZCTNI-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- LTNZDUPVIXWBGK-UHFFFAOYSA-N 3-bromo-5-(1-methyltetrazol-5-yl)aniline Chemical compound CN1N=NN=C1C1=CC(N)=CC(Br)=C1 LTNZDUPVIXWBGK-UHFFFAOYSA-N 0.000 description 1
- AXRKIZCFYZBBPX-UHFFFAOYSA-N 3-bromo-5-nitrobenzoic acid Chemical compound OC(=O)C1=CC(Br)=CC([N+]([O-])=O)=C1 AXRKIZCFYZBBPX-UHFFFAOYSA-N 0.000 description 1
- 125000004975 3-butenyl group Chemical group C(CC=C)* 0.000 description 1
- 125000000474 3-butynyl group Chemical group [H]C#CC([H])([H])C([H])([H])* 0.000 description 1
- KZCJYXBMTDCKRZ-UHFFFAOYSA-N 3-carbonochloridoyl-5-nitrobenzoic acid Chemical compound OC(=O)C1=CC(C(Cl)=O)=CC([N+]([O-])=O)=C1 KZCJYXBMTDCKRZ-UHFFFAOYSA-N 0.000 description 1
- HOYHBDFTELAGGG-UHFFFAOYSA-N 3-ethoxycarbonyl-5-nitrobenzoic acid Chemical compound CCOC(=O)C1=CC(C(O)=O)=CC([N+]([O-])=O)=C1 HOYHBDFTELAGGG-UHFFFAOYSA-N 0.000 description 1
- YHQXBTXEYZIYOV-UHFFFAOYSA-N 3-methylbut-1-ene Chemical group CC(C)C=C YHQXBTXEYZIYOV-UHFFFAOYSA-N 0.000 description 1
- KUPYAQNSGMRTJB-UHFFFAOYSA-N 3-tert-butyl-5-methoxycarbonylbenzoic acid Chemical compound COC(=O)C1=CC(C(O)=O)=CC(C(C)(C)C)=C1 KUPYAQNSGMRTJB-UHFFFAOYSA-N 0.000 description 1
- VYFUBQVXGIYFOH-UHFFFAOYSA-N 4-(3,5-dimethylpyrazol-1-yl)pyridin-2-amine Chemical compound N1=C(C)C=C(C)N1C1=CC=NC(N)=C1 VYFUBQVXGIYFOH-UHFFFAOYSA-N 0.000 description 1
- HDNCEUNJWJHWMO-UHFFFAOYSA-N 4-bromo-1-(oxan-2-yl)pyrazole Chemical compound C1=C(Br)C=NN1C1OCCCC1 HDNCEUNJWJHWMO-UHFFFAOYSA-N 0.000 description 1
- GYHZPSUAMYIFQD-UHFFFAOYSA-N 4-bromo-3,5-dimethyl-1,2-oxazole Chemical compound CC1=NOC(C)=C1Br GYHZPSUAMYIFQD-UHFFFAOYSA-N 0.000 description 1
- FOWOXWLATUAFNQ-UHFFFAOYSA-N 4-oxopiperidine-1-carboxylic acid Chemical compound OC(=O)N1CCC(=O)CC1 FOWOXWLATUAFNQ-UHFFFAOYSA-N 0.000 description 1
- 102000049773 5-HT2A Serotonin Receptor Human genes 0.000 description 1
- 102000006902 5-HT2C Serotonin Receptor Human genes 0.000 description 1
- YPHZBKGLGOMMGW-UHFFFAOYSA-N 5-amino-n-methyl-2,3-dihydroindole-1-carboxamide Chemical compound NC1=CC=C2N(C(=O)NC)CCC2=C1 YPHZBKGLGOMMGW-UHFFFAOYSA-N 0.000 description 1
- 239000003406 5-lipoxygenase-activating protein inhibitor Substances 0.000 description 1
- NBDAHKQJXVLAID-UHFFFAOYSA-N 5-nitroisophthalic acid Chemical compound OC(=O)C1=CC(C(O)=O)=CC([N+]([O-])=O)=C1 NBDAHKQJXVLAID-UHFFFAOYSA-N 0.000 description 1
- ODHCTXKNWHHXJC-VKHMYHEASA-N 5-oxo-L-proline Chemical compound OC(=O)[C@@H]1CCC(=O)N1 ODHCTXKNWHHXJC-VKHMYHEASA-N 0.000 description 1
- BJLUCDZIWWSFIB-UHFFFAOYSA-L 5-tert-butylbenzene-1,3-dicarboxylate Chemical compound CC(C)(C)C1=CC(C([O-])=O)=CC(C([O-])=O)=C1 BJLUCDZIWWSFIB-UHFFFAOYSA-L 0.000 description 1
- BJLUCDZIWWSFIB-UHFFFAOYSA-N 5-tert-butylbenzene-1,3-dicarboxylic acid Chemical compound CC(C)(C)C1=CC(C(O)=O)=CC(C(O)=O)=C1 BJLUCDZIWWSFIB-UHFFFAOYSA-N 0.000 description 1
- PCDPITLPCWBXRB-UHFFFAOYSA-N 6-chloro-2-methylpyridine-3-carbonitrile Chemical compound CC1=NC(Cl)=CC=C1C#N PCDPITLPCWBXRB-UHFFFAOYSA-N 0.000 description 1
- FHVDTGUDJYJELY-UHFFFAOYSA-N 6-{[2-carboxy-4,5-dihydroxy-6-(phosphanyloxy)oxan-3-yl]oxy}-4,5-dihydroxy-3-phosphanyloxane-2-carboxylic acid Chemical compound O1C(C(O)=O)C(P)C(O)C(O)C1OC1C(C(O)=O)OC(OP)C(O)C1O FHVDTGUDJYJELY-UHFFFAOYSA-N 0.000 description 1
- PFWLFWPASULGAN-UHFFFAOYSA-N 7-methylxanthine Chemical compound N1C(=O)NC(=O)C2=C1N=CN2C PFWLFWPASULGAN-UHFFFAOYSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- QSBYPNXLFMSGKH-UHFFFAOYSA-N 9-Heptadecensaeure Natural products CCCCCCCC=CCCCCCCCC(O)=O QSBYPNXLFMSGKH-UHFFFAOYSA-N 0.000 description 1
- 102100028163 ATP-binding cassette sub-family C member 4 Human genes 0.000 description 1
- 244000215068 Acacia senegal Species 0.000 description 1
- 102000009346 Adenosine receptors Human genes 0.000 description 1
- 108050000203 Adenosine receptors Proteins 0.000 description 1
- 102100022455 Adrenocorticotropic hormone receptor Human genes 0.000 description 1
- 208000035285 Allergic Seasonal Rhinitis Diseases 0.000 description 1
- 239000005995 Aluminium silicate Substances 0.000 description 1
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical class [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 1
- 102100022717 Atypical chemokine receptor 1 Human genes 0.000 description 1
- 102100022718 Atypical chemokine receptor 2 Human genes 0.000 description 1
- 102100034065 Atypical chemokine receptor 4 Human genes 0.000 description 1
- 241000271566 Aves Species 0.000 description 1
- 239000005711 Benzoic acid Substances 0.000 description 1
- 206010006482 Bronchospasm Diseases 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-M Butyrate Chemical compound CCCC([O-])=O FERIUCNNQQJTOY-UHFFFAOYSA-M 0.000 description 1
- 102100031172 C-C chemokine receptor type 1 Human genes 0.000 description 1
- 101710149814 C-C chemokine receptor type 1 Proteins 0.000 description 1
- 102100031174 C-C chemokine receptor type 10 Human genes 0.000 description 1
- 101710109563 C-C chemokine receptor type 10 Proteins 0.000 description 1
- 102100031151 C-C chemokine receptor type 2 Human genes 0.000 description 1
- 101710149815 C-C chemokine receptor type 2 Proteins 0.000 description 1
- 101710149863 C-C chemokine receptor type 4 Proteins 0.000 description 1
- 101710149871 C-C chemokine receptor type 6 Proteins 0.000 description 1
- 101710149858 C-C chemokine receptor type 7 Proteins 0.000 description 1
- 102100036848 C-C motif chemokine 20 Human genes 0.000 description 1
- 102100021935 C-C motif chemokine 26 Human genes 0.000 description 1
- 102100036166 C-X-C chemokine receptor type 1 Human genes 0.000 description 1
- 102100031650 C-X-C chemokine receptor type 4 Human genes 0.000 description 1
- 101710082513 C-X-C chemokine receptor type 4 Proteins 0.000 description 1
- 102100031658 C-X-C chemokine receptor type 5 Human genes 0.000 description 1
- 102100025618 C-X-C chemokine receptor type 6 Human genes 0.000 description 1
- 108010039171 CC cytokine receptor-4 Proteins 0.000 description 1
- PMMNUWLFJRGGSY-JOPIAHFSSA-N CC(CC(C(C)=N)=C1)N=C1NC([C@@H](CC1)[I](C2CC[IH]CC2)C1=O)=O Chemical compound CC(CC(C(C)=N)=C1)N=C1NC([C@@H](CC1)[I](C2CC[IH]CC2)C1=O)=O PMMNUWLFJRGGSY-JOPIAHFSSA-N 0.000 description 1
- ZQQLFFIAZXYCSH-DJNXLDHESA-N CCCCC(CCC)CC[C@H](CCC(C)=O)C(C)=[ClH] Chemical compound CCCCC(CCC)CC[C@H](CCC(C)=O)C(C)=[ClH] ZQQLFFIAZXYCSH-DJNXLDHESA-N 0.000 description 1
- JTRJDESRRBKKDQ-UHFFFAOYSA-N CCCc1c(C(OCC)=O)[s]c(N)n1 Chemical compound CCCc1c(C(OCC)=O)[s]c(N)n1 JTRJDESRRBKKDQ-UHFFFAOYSA-N 0.000 description 1
- 229940127597 CGRP antagonist Drugs 0.000 description 1
- FMDNVTGESFESDE-UHFFFAOYSA-N COC(CNC(CC1)CCN1C(OCc1ccccc1)=O)=O Chemical compound COC(CNC(CC1)CCN1C(OCc1ccccc1)=O)=O FMDNVTGESFESDE-UHFFFAOYSA-N 0.000 description 1
- 229940124803 CXCR2 antagonist Drugs 0.000 description 1
- RBMOYRGMQSMYAN-CYBMUJFWSA-N C[C@H](C(OC)=O)NC(CC1)CCN1C(OCc1ccccc1)=O Chemical compound C[C@H](C(OC)=O)NC(CC1)CCN1C(OCc1ccccc1)=O RBMOYRGMQSMYAN-CYBMUJFWSA-N 0.000 description 1
- UXVMQQNJUSDDNG-UHFFFAOYSA-L Calcium chloride Chemical compound [Cl-].[Cl-].[Ca+2] UXVMQQNJUSDDNG-UHFFFAOYSA-L 0.000 description 1
- 241000282465 Canis Species 0.000 description 1
- 241000282472 Canis lupus familiaris Species 0.000 description 1
- 244000025254 Cannabis sativa Species 0.000 description 1
- 241000283707 Capra Species 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 1
- 229920002134 Carboxymethyl cellulose Polymers 0.000 description 1
- 108010078791 Carrier Proteins Proteins 0.000 description 1
- 241000700198 Cavia Species 0.000 description 1
- XKWBXOQMEWTRHP-UHFFFAOYSA-N Cc(cc(CN(CC1)CCC1N(C(CC1)C(N)=O)C1=O)cc1)c1Cl Chemical compound Cc(cc(CN(CC1)CCC1N(C(CC1)C(N)=O)C1=O)cc1)c1Cl XKWBXOQMEWTRHP-UHFFFAOYSA-N 0.000 description 1
- UWJREQORLVUKPB-KRWDZBQOSA-N Cc(cc(CN(CC1)CCC1N([C@@H](CN1C)C(OC)=O)C1=O)cc1)c1Cl Chemical compound Cc(cc(CN(CC1)CCC1N([C@@H](CN1C)C(OC)=O)C1=O)cc1)c1Cl UWJREQORLVUKPB-KRWDZBQOSA-N 0.000 description 1
- WPEUEXMRMUECOR-GOSISDBHSA-N Cc(cc(CN(CC1)CCC1N([C@H](CC1)C(O)=O)C1=C)cc1)c1Cl Chemical compound Cc(cc(CN(CC1)CCC1N([C@H](CC1)C(O)=O)C1=C)cc1)c1Cl WPEUEXMRMUECOR-GOSISDBHSA-N 0.000 description 1
- QPZNMWJDXUEMOJ-UHFFFAOYSA-N Cc1cc(C(OC)=O)cc(OC)c1 Chemical compound Cc1cc(C(OC)=O)cc(OC)c1 QPZNMWJDXUEMOJ-UHFFFAOYSA-N 0.000 description 1
- QLMUMHYEALQXDG-UHFFFAOYSA-N Cc1nc(N)cc(C(N(C)C)=O)c1 Chemical compound Cc1nc(N)cc(C(N(C)C)=O)c1 QLMUMHYEALQXDG-UHFFFAOYSA-N 0.000 description 1
- 102000000844 Cell Surface Receptors Human genes 0.000 description 1
- 108010001857 Cell Surface Receptors Proteins 0.000 description 1
- 229920000623 Cellulose acetate phthalate Polymers 0.000 description 1
- 108091006146 Channels Proteins 0.000 description 1
- 108010083698 Chemokine CCL26 Proteins 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- CEQHITBWNBMLNU-UHFFFAOYSA-N Clc1nccc(-c2nnc[n]2C2OCCCC2)c1 Chemical compound Clc1nccc(-c2nnc[n]2C2OCCCC2)c1 CEQHITBWNBMLNU-UHFFFAOYSA-N 0.000 description 1
- 206010010744 Conjunctivitis allergic Diseases 0.000 description 1
- 229920000742 Cotton Polymers 0.000 description 1
- 206010011224 Cough Diseases 0.000 description 1
- LVZWSLJZHVFIQJ-UHFFFAOYSA-N Cyclopropane Chemical compound C1CC1 LVZWSLJZHVFIQJ-UHFFFAOYSA-N 0.000 description 1
- 102000004127 Cytokines Human genes 0.000 description 1
- 108090000695 Cytokines Proteins 0.000 description 1
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 1
- MTCFGRXMJLQNBG-UWTATZPHSA-N D-Serine Chemical compound OC[C@@H](N)C(O)=O MTCFGRXMJLQNBG-UWTATZPHSA-N 0.000 description 1
- 229930195711 D-Serine Natural products 0.000 description 1
- 108020004414 DNA Proteins 0.000 description 1
- 229920002307 Dextran Polymers 0.000 description 1
- BWLUMTFWVZZZND-UHFFFAOYSA-N Dibenzylamine Chemical compound C=1C=CC=CC=1CNCC1=CC=CC=C1 BWLUMTFWVZZZND-UHFFFAOYSA-N 0.000 description 1
- 235000019739 Dicalciumphosphate Nutrition 0.000 description 1
- 101000876610 Dictyostelium discoideum Extracellular signal-regulated kinase 2 Proteins 0.000 description 1
- XBPCUCUWBYBCDP-UHFFFAOYSA-N Dicyclohexylamine Chemical compound C1CCCCC1NC1CCCCC1 XBPCUCUWBYBCDP-UHFFFAOYSA-N 0.000 description 1
- BUDQDWGNQVEFAC-UHFFFAOYSA-N Dihydropyran Chemical compound C1COC=CC1 BUDQDWGNQVEFAC-UHFFFAOYSA-N 0.000 description 1
- 108090001111 Dopamine D2 Receptors Proteins 0.000 description 1
- 102000004980 Dopamine D2 Receptors Human genes 0.000 description 1
- 101710094214 Duffy receptor Proteins 0.000 description 1
- 239000004097 EU approved flavor enhancer Substances 0.000 description 1
- 102000002045 Endothelin Human genes 0.000 description 1
- 108050009340 Endothelin Proteins 0.000 description 1
- 206010014824 Endotoxic shock Diseases 0.000 description 1
- 241000709661 Enterovirus Species 0.000 description 1
- 102000004190 Enzymes Human genes 0.000 description 1
- 108090000790 Enzymes Proteins 0.000 description 1
- 241000283086 Equidae Species 0.000 description 1
- 241001331845 Equus asinus x caballus Species 0.000 description 1
- 241000283073 Equus caballus Species 0.000 description 1
- 206010015226 Erythema nodosum Diseases 0.000 description 1
- OTMSDBZUPAUEDD-UHFFFAOYSA-N Ethane Chemical compound CC OTMSDBZUPAUEDD-UHFFFAOYSA-N 0.000 description 1
- VGGSQFUCUMXWEO-UHFFFAOYSA-N Ethene Chemical compound C=C VGGSQFUCUMXWEO-UHFFFAOYSA-N 0.000 description 1
- 239000005977 Ethylene Substances 0.000 description 1
- IAYPIBMASNFSPL-UHFFFAOYSA-N Ethylene oxide Chemical compound C1CO1 IAYPIBMASNFSPL-UHFFFAOYSA-N 0.000 description 1
- PIICEJLVQHRZGT-UHFFFAOYSA-N Ethylenediamine Chemical compound NCCN PIICEJLVQHRZGT-UHFFFAOYSA-N 0.000 description 1
- 208000004332 Evans syndrome Diseases 0.000 description 1
- 108010007457 Extracellular Signal-Regulated MAP Kinases Proteins 0.000 description 1
- JNCMHMUGTWEVOZ-UHFFFAOYSA-N F[CH]F Chemical compound F[CH]F JNCMHMUGTWEVOZ-UHFFFAOYSA-N 0.000 description 1
- 241000282324 Felis Species 0.000 description 1
- 241000282326 Felis catus Species 0.000 description 1
- 102000027484 GABAA receptors Human genes 0.000 description 1
- 108091008681 GABAA receptors Proteins 0.000 description 1
- 208000003807 Graves Disease Diseases 0.000 description 1
- 208000015023 Graves' disease Diseases 0.000 description 1
- 229920000084 Gum arabic Polymers 0.000 description 1
- 229940121710 HMGCoA reductase inhibitor Drugs 0.000 description 1
- 108010081348 HRT1 protein Hairy Proteins 0.000 description 1
- 101150104779 HTR2A gene Proteins 0.000 description 1
- 102100021881 Hairy/enhancer-of-split related with YRPW motif protein 1 Human genes 0.000 description 1
- 208000002250 Hematologic Neoplasms Diseases 0.000 description 1
- 102000003834 Histamine H1 Receptors Human genes 0.000 description 1
- 108090000110 Histamine H1 Receptors Proteins 0.000 description 1
- 102000004384 Histamine H3 receptors Human genes 0.000 description 1
- 108090000981 Histamine H3 receptors Proteins 0.000 description 1
- 102000004187 Histamine H4 receptors Human genes 0.000 description 1
- 108090000796 Histamine H4 receptors Proteins 0.000 description 1
- 229940122236 Histamine receptor antagonist Drugs 0.000 description 1
- 102100022893 Histone acetyltransferase KAT5 Human genes 0.000 description 1
- 101000986629 Homo sapiens ATP-binding cassette sub-family C member 4 Proteins 0.000 description 1
- 101000678419 Homo sapiens Adrenocorticotropic hormone receptor Proteins 0.000 description 1
- 101000678879 Homo sapiens Atypical chemokine receptor 1 Proteins 0.000 description 1
- 101000678892 Homo sapiens Atypical chemokine receptor 2 Proteins 0.000 description 1
- 101000798902 Homo sapiens Atypical chemokine receptor 4 Proteins 0.000 description 1
- 101000980744 Homo sapiens C-C chemokine receptor type 3 Proteins 0.000 description 1
- 101000716068 Homo sapiens C-C chemokine receptor type 6 Proteins 0.000 description 1
- 101000716065 Homo sapiens C-C chemokine receptor type 7 Proteins 0.000 description 1
- 101000716070 Homo sapiens C-C chemokine receptor type 9 Proteins 0.000 description 1
- 101000713099 Homo sapiens C-C motif chemokine 20 Proteins 0.000 description 1
- 101000947174 Homo sapiens C-X-C chemokine receptor type 1 Proteins 0.000 description 1
- 101000922405 Homo sapiens C-X-C chemokine receptor type 5 Proteins 0.000 description 1
- 101000856683 Homo sapiens C-X-C chemokine receptor type 6 Proteins 0.000 description 1
- 101100236208 Homo sapiens LTB4R gene Proteins 0.000 description 1
- 101001017969 Homo sapiens Leukotriene B4 receptor 2 Proteins 0.000 description 1
- 101000978431 Homo sapiens Melanocortin receptor 3 Proteins 0.000 description 1
- 101000978418 Homo sapiens Melanocortin receptor 4 Proteins 0.000 description 1
- 101001134060 Homo sapiens Melanocyte-stimulating hormone receptor Proteins 0.000 description 1
- 101001052493 Homo sapiens Mitogen-activated protein kinase 1 Proteins 0.000 description 1
- 101000628949 Homo sapiens Mitogen-activated protein kinase 10 Proteins 0.000 description 1
- 101000950695 Homo sapiens Mitogen-activated protein kinase 8 Proteins 0.000 description 1
- 101000950669 Homo sapiens Mitogen-activated protein kinase 9 Proteins 0.000 description 1
- 101000818546 Homo sapiens N-formyl peptide receptor 2 Proteins 0.000 description 1
- 101000631929 Homo sapiens Sodium-dependent serotonin transporter Proteins 0.000 description 1
- 101000818543 Homo sapiens Tyrosine-protein kinase ZAP-70 Proteins 0.000 description 1
- 101150013372 Htr2c gene Proteins 0.000 description 1
- 206010061218 Inflammation Diseases 0.000 description 1
- 102100021854 Inhibitor of nuclear factor kappa-B kinase subunit beta Human genes 0.000 description 1
- 101710205525 Inhibitor of nuclear factor kappa-B kinase subunit beta Proteins 0.000 description 1
- 108010008212 Integrin alpha4beta1 Proteins 0.000 description 1
- 102000015271 Intercellular Adhesion Molecule-1 Human genes 0.000 description 1
- 108010064593 Intercellular Adhesion Molecule-1 Proteins 0.000 description 1
- 102000003777 Interleukin-1 beta Human genes 0.000 description 1
- 108090000193 Interleukin-1 beta Proteins 0.000 description 1
- 102000000743 Interleukin-5 Human genes 0.000 description 1
- 108010002616 Interleukin-5 Proteins 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-L L-tartrate(2-) Chemical compound [O-]C(=O)[C@H](O)[C@@H](O)C([O-])=O FEWJPZIEWOKRBE-JCYAYHJZSA-L 0.000 description 1
- QIVBCDIJIAJPQS-VIFPVBQESA-N L-tryptophane Chemical class C1=CC=C2C(C[C@H](N)C(O)=O)=CNC2=C1 QIVBCDIJIAJPQS-VIFPVBQESA-N 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- 102100022118 Leukotriene A-4 hydrolase Human genes 0.000 description 1
- 102100033374 Leukotriene B4 receptor 1 Human genes 0.000 description 1
- 102100033375 Leukotriene B4 receptor 2 Human genes 0.000 description 1
- 102000003680 Leukotriene B4 receptors Human genes 0.000 description 1
- 108090000093 Leukotriene B4 receptors Proteins 0.000 description 1
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 1
- 108020002496 Lysophospholipase Proteins 0.000 description 1
- 102000019149 MAP kinase activity proteins Human genes 0.000 description 1
- 108040008097 MAP kinase activity proteins Proteins 0.000 description 1
- 101710091437 Major capsid protein 2 Proteins 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-L Malonate Chemical compound [O-]C(=O)CC([O-])=O OFOBLEOULBTSOW-UHFFFAOYSA-L 0.000 description 1
- GUBGYTABKSRVRQ-PICCSMPSSA-N Maltose Natural products O[C@@H]1[C@@H](O)[C@H](O)[C@@H](CO)O[C@@H]1O[C@@H]1[C@@H](CO)OC(O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-PICCSMPSSA-N 0.000 description 1
- 229930195725 Mannitol Natural products 0.000 description 1
- 102000030612 Melanocortin 5 receptor Human genes 0.000 description 1
- 108010088565 Melanocortin 5 receptor Proteins 0.000 description 1
- 108090000950 Melanocortin Receptors Proteins 0.000 description 1
- 102000004378 Melanocortin Receptors Human genes 0.000 description 1
- 102100023726 Melanocortin receptor 3 Human genes 0.000 description 1
- 102100023724 Melanocortin receptor 4 Human genes 0.000 description 1
- 102100034216 Melanocyte-stimulating hormone receptor Human genes 0.000 description 1
- 241001465754 Metazoa Species 0.000 description 1
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 1
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 1
- 102100026931 Mitogen-activated protein kinase 10 Human genes 0.000 description 1
- 102100023482 Mitogen-activated protein kinase 14 Human genes 0.000 description 1
- 102100037808 Mitogen-activated protein kinase 8 Human genes 0.000 description 1
- 102100037809 Mitogen-activated protein kinase 9 Human genes 0.000 description 1
- 102000014962 Monocyte Chemoattractant Proteins Human genes 0.000 description 1
- 108010064136 Monocyte Chemoattractant Proteins Proteins 0.000 description 1
- 241001529936 Murinae Species 0.000 description 1
- 241000699666 Mus <mouse, genus> Species 0.000 description 1
- 241000699670 Mus sp. Species 0.000 description 1
- ZSXGLVDWWRXATF-UHFFFAOYSA-N N,N-dimethylformamide dimethyl acetal Chemical compound COC(OC)N(C)C ZSXGLVDWWRXATF-UHFFFAOYSA-N 0.000 description 1
- AYCPARAPKDAOEN-LJQANCHMSA-N N-[(1S)-2-(dimethylamino)-1-phenylethyl]-6,6-dimethyl-3-[(2-methyl-4-thieno[3,2-d]pyrimidinyl)amino]-1,4-dihydropyrrolo[3,4-c]pyrazole-5-carboxamide Chemical compound C1([C@H](NC(=O)N2C(C=3NN=C(NC=4C=5SC=CC=5N=C(C)N=4)C=3C2)(C)C)CN(C)C)=CC=CC=C1 AYCPARAPKDAOEN-LJQANCHMSA-N 0.000 description 1
- NIPNSKYNPDTRPC-UHFFFAOYSA-N N-[2-oxo-2-(2,4,6,7-tetrahydrotriazolo[4,5-c]pyridin-5-yl)ethyl]-2-[[3-(trifluoromethoxy)phenyl]methylamino]pyrimidine-5-carboxamide Chemical compound O=C(CNC(=O)C=1C=NC(=NC=1)NCC1=CC(=CC=C1)OC(F)(F)F)N1CC2=C(CC1)NN=N2 NIPNSKYNPDTRPC-UHFFFAOYSA-N 0.000 description 1
- 102100021126 N-formyl peptide receptor 2 Human genes 0.000 description 1
- ZMSJVJRRRMNCFI-UMSPYCQHSA-N N[C@H]1CC[C@@H](CC1)NC(=O)Nc1ccccc1 Chemical compound N[C@H]1CC[C@@H](CC1)NC(=O)Nc1ccccc1 ZMSJVJRRRMNCFI-UMSPYCQHSA-N 0.000 description 1
- 208000009567 Neonatal Alloimmune Thrombocytopenia Diseases 0.000 description 1
- PVNIIMVLHYAWGP-UHFFFAOYSA-N Niacin Chemical compound OC(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-N 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 102100029438 Nitric oxide synthase, inducible Human genes 0.000 description 1
- 101710089543 Nitric oxide synthase, inducible Proteins 0.000 description 1
- AQLLBJAXUCIJSR-UHFFFAOYSA-N OC(=O)C[Na] Chemical compound OC(=O)C[Na] AQLLBJAXUCIJSR-UHFFFAOYSA-N 0.000 description 1
- 239000005642 Oleic acid Substances 0.000 description 1
- ZQPPMHVWECSIRJ-UHFFFAOYSA-N Oleic acid Natural products CCCCCCCCC=CCCCCCCCC(O)=O ZQPPMHVWECSIRJ-UHFFFAOYSA-N 0.000 description 1
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 1
- 101710189965 P2X purinoceptor 7 Proteins 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- 102000000536 PPAR gamma Human genes 0.000 description 1
- 108010016731 PPAR gamma Proteins 0.000 description 1
- 241001494479 Pecora Species 0.000 description 1
- 229940123263 Phosphodiesterase 3 inhibitor Drugs 0.000 description 1
- 229940123304 Phosphodiesterase 7 inhibitor Drugs 0.000 description 1
- 241000288906 Primates Species 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-N Propanedioic acid Natural products OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 1
- 102100024212 Prostaglandin D2 receptor Human genes 0.000 description 1
- 108010080192 Purinergic Receptors Proteins 0.000 description 1
- 241000700159 Rattus Species 0.000 description 1
- 206010063837 Reperfusion injury Diseases 0.000 description 1
- 206010039094 Rhinitis perennial Diseases 0.000 description 1
- 208000036284 Rhinitis seasonal Diseases 0.000 description 1
- 241000283984 Rodentia Species 0.000 description 1
- 102100027720 SH2 domain-containing protein 1A Human genes 0.000 description 1
- 240000000111 Saccharum officinarum Species 0.000 description 1
- 235000007201 Saccharum officinarum Nutrition 0.000 description 1
- 101100437750 Schizosaccharomyces pombe (strain 972 / ATCC 24843) blt1 gene Proteins 0.000 description 1
- 208000034189 Sclerosis Diseases 0.000 description 1
- 108010045517 Serum Amyloid P-Component Proteins 0.000 description 1
- 229920001800 Shellac Polymers 0.000 description 1
- VMHLLURERBWHNL-UHFFFAOYSA-M Sodium acetate Chemical compound [Na+].CC([O-])=O VMHLLURERBWHNL-UHFFFAOYSA-M 0.000 description 1
- 102100028874 Sodium-dependent serotonin transporter Human genes 0.000 description 1
- 239000004147 Sorbitan trioleate Substances 0.000 description 1
- PRXRUNOAOLTIEF-ADSICKODSA-N Sorbitan trioleate Chemical compound CCCCCCCC\C=C/CCCCCCCC(=O)OC[C@@H](OC(=O)CCCCCCC\C=C/CCCCCCCC)[C@H]1OC[C@H](O)[C@H]1OC(=O)CCCCCCC\C=C/CCCCCCCC PRXRUNOAOLTIEF-ADSICKODSA-N 0.000 description 1
- 229940127530 Sphingosine 1-Phosphate Receptor Modulators Drugs 0.000 description 1
- 208000006045 Spondylarthropathies Diseases 0.000 description 1
- 235000021355 Stearic acid Nutrition 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-N Succinic acid Natural products OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- UCKMPCXJQFINFW-UHFFFAOYSA-N Sulphide Chemical compound [S-2] UCKMPCXJQFINFW-UHFFFAOYSA-N 0.000 description 1
- 201000009594 Systemic Scleroderma Diseases 0.000 description 1
- 206010042953 Systemic sclerosis Diseases 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- FZWLAAWBMGSTSO-UHFFFAOYSA-N Thiazole Chemical compound C1=CSC=N1 FZWLAAWBMGSTSO-UHFFFAOYSA-N 0.000 description 1
- 208000031981 Thrombocytopenic Idiopathic Purpura Diseases 0.000 description 1
- 102000003938 Thromboxane Receptors Human genes 0.000 description 1
- 108090000300 Thromboxane Receptors Proteins 0.000 description 1
- 102100021125 Tyrosine-protein kinase ZAP-70 Human genes 0.000 description 1
- XSQUKJJJFZCRTK-UHFFFAOYSA-N Urea Natural products NC(N)=O XSQUKJJJFZCRTK-UHFFFAOYSA-N 0.000 description 1
- FPIPGXGPPPQFEQ-BOOMUCAASA-N Vitamin A Natural products OC/C=C(/C)\C=C\C=C(\C)/C=C/C1=C(C)CCCC1(C)C FPIPGXGPPPQFEQ-BOOMUCAASA-N 0.000 description 1
- 229930003427 Vitamin E Natural products 0.000 description 1
- 108010046516 Wheat Germ Agglutinins Proteins 0.000 description 1
- TVXBFESIOXBWNM-UHFFFAOYSA-N Xylitol Natural products OCCC(O)C(O)C(O)CCO TVXBFESIOXBWNM-UHFFFAOYSA-N 0.000 description 1
- 240000008042 Zea mays Species 0.000 description 1
- 235000005824 Zea mays ssp. parviglumis Nutrition 0.000 description 1
- 235000002017 Zea mays subsp mays Nutrition 0.000 description 1
- 238000010521 absorption reaction Methods 0.000 description 1
- 239000000205 acacia gum Substances 0.000 description 1
- 235000010489 acacia gum Nutrition 0.000 description 1
- DPXJVFZANSGRMM-UHFFFAOYSA-N acetic acid;2,3,4,5,6-pentahydroxyhexanal;sodium Chemical compound [Na].CC(O)=O.OCC(O)C(O)C(O)C(O)C=O DPXJVFZANSGRMM-UHFFFAOYSA-N 0.000 description 1
- YFHNDHXQDJQEEE-UHFFFAOYSA-N acetic acid;hydrazine Chemical compound NN.CC(O)=O YFHNDHXQDJQEEE-UHFFFAOYSA-N 0.000 description 1
- WETWJCDKMRHUPV-UHFFFAOYSA-N acetyl chloride Chemical compound CC(Cl)=O WETWJCDKMRHUPV-UHFFFAOYSA-N 0.000 description 1
- 239000012346 acetyl chloride Substances 0.000 description 1
- 230000009471 action Effects 0.000 description 1
- 230000003213 activating effect Effects 0.000 description 1
- 239000012190 activator Substances 0.000 description 1
- 230000000996 additive effect Effects 0.000 description 1
- WNLRTRBMVRJNCN-UHFFFAOYSA-L adipate(2-) Chemical compound [O-]C(=O)CCCCC([O-])=O WNLRTRBMVRJNCN-UHFFFAOYSA-L 0.000 description 1
- 239000002671 adjuvant Substances 0.000 description 1
- 230000001476 alcoholic effect Effects 0.000 description 1
- 229940072056 alginate Drugs 0.000 description 1
- 239000000783 alginic acid Substances 0.000 description 1
- 229960001126 alginic acid Drugs 0.000 description 1
- 150000004781 alginic acids Chemical class 0.000 description 1
- 150000001335 aliphatic alkanes Chemical class 0.000 description 1
- 150000001340 alkali metals Chemical class 0.000 description 1
- 125000004450 alkenylene group Chemical group 0.000 description 1
- 125000004419 alkynylene group Chemical group 0.000 description 1
- FPIPGXGPPPQFEQ-OVSJKPMPSA-N all-trans-retinol Chemical compound OC\C=C(/C)\C=C\C=C(/C)\C=C\C1=C(C)CCCC1(C)C FPIPGXGPPPQFEQ-OVSJKPMPSA-N 0.000 description 1
- 208000002205 allergic conjunctivitis Diseases 0.000 description 1
- 230000000172 allergic effect Effects 0.000 description 1
- 230000009285 allergic inflammation Effects 0.000 description 1
- 208000028004 allergic respiratory disease Diseases 0.000 description 1
- 102000004305 alpha Adrenergic Receptors Human genes 0.000 description 1
- 108090000861 alpha Adrenergic Receptors Proteins 0.000 description 1
- AWUCVROLDVIAJX-UHFFFAOYSA-N alpha-glycerophosphate Natural products OCC(O)COP(O)(O)=O AWUCVROLDVIAJX-UHFFFAOYSA-N 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 229910052782 aluminium Inorganic materials 0.000 description 1
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 235000012211 aluminium silicate Nutrition 0.000 description 1
- 210000001132 alveolar macrophage Anatomy 0.000 description 1
- 230000009435 amidation Effects 0.000 description 1
- 238000007112 amidation reaction Methods 0.000 description 1
- 229940024606 amino acid Drugs 0.000 description 1
- 235000001014 amino acid Nutrition 0.000 description 1
- 239000003708 ampul Substances 0.000 description 1
- 230000008485 antagonism Effects 0.000 description 1
- 230000003110 anti-inflammatory effect Effects 0.000 description 1
- 239000007900 aqueous suspension Substances 0.000 description 1
- PYMYPHUHKUWMLA-WDCZJNDASA-N arabinose Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)C=O PYMYPHUHKUWMLA-WDCZJNDASA-N 0.000 description 1
- PYMYPHUHKUWMLA-UHFFFAOYSA-N arabinose Natural products OCC(O)C(O)C(O)C=O PYMYPHUHKUWMLA-UHFFFAOYSA-N 0.000 description 1
- 229940009098 aspartate Drugs 0.000 description 1
- 210000001130 astrocyte Anatomy 0.000 description 1
- 208000024998 atopic conjunctivitis Diseases 0.000 description 1
- 201000004984 autoimmune cardiomyopathy Diseases 0.000 description 1
- JXLHNMVSKXFWAO-UHFFFAOYSA-N azane;7-fluoro-2,1,3-benzoxadiazole-4-sulfonic acid Chemical compound N.OS(=O)(=O)C1=CC=C(F)C2=NON=C12 JXLHNMVSKXFWAO-UHFFFAOYSA-N 0.000 description 1
- CBHOOMGKXCMKIR-UHFFFAOYSA-N azane;methanol Chemical compound N.OC CBHOOMGKXCMKIR-UHFFFAOYSA-N 0.000 description 1
- 210000003719 b-lymphocyte Anatomy 0.000 description 1
- 239000011324 bead Substances 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 1
- 229940050390 benzoate Drugs 0.000 description 1
- 235000010233 benzoic acid Nutrition 0.000 description 1
- 229960004365 benzoic acid Drugs 0.000 description 1
- 150000001558 benzoic acid derivatives Chemical class 0.000 description 1
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 1
- SRBFZHDQGSBBOR-UHFFFAOYSA-N beta-D-Pyranose-Lyxose Natural products OC1COC(O)C(O)C1O SRBFZHDQGSBBOR-UHFFFAOYSA-N 0.000 description 1
- GUBGYTABKSRVRQ-QUYVBRFLSA-N beta-maltose Chemical compound OC[C@H]1O[C@H](O[C@H]2[C@H](O)[C@@H](O)[C@H](O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@@H]1O GUBGYTABKSRVRQ-QUYVBRFLSA-N 0.000 description 1
- 125000002619 bicyclic group Chemical group 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 239000012455 biphasic mixture Substances 0.000 description 1
- 239000004305 biphenyl Substances 0.000 description 1
- 235000010290 biphenyl Nutrition 0.000 description 1
- 125000006267 biphenyl group Chemical group 0.000 description 1
- 210000003969 blast cell Anatomy 0.000 description 1
- 239000001273 butane Substances 0.000 description 1
- KDYFGRWQOYBRFD-NUQCWPJISA-N butanedioic acid Chemical compound O[14C](=O)CC[14C](O)=O KDYFGRWQOYBRFD-NUQCWPJISA-N 0.000 description 1
- 125000005569 butenylene group Chemical group 0.000 description 1
- 125000005622 butynylene group Chemical group 0.000 description 1
- 239000001110 calcium chloride Substances 0.000 description 1
- 235000011148 calcium chloride Nutrition 0.000 description 1
- 229910001628 calcium chloride Inorganic materials 0.000 description 1
- 229910000389 calcium phosphate Inorganic materials 0.000 description 1
- 235000011010 calcium phosphates Nutrition 0.000 description 1
- 159000000007 calcium salts Chemical class 0.000 description 1
- MIOPJNTWMNEORI-UHFFFAOYSA-N camphorsulfonic acid Chemical compound C1CC2(CS(O)(=O)=O)C(=O)CC1C2(C)C MIOPJNTWMNEORI-UHFFFAOYSA-N 0.000 description 1
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 1
- 235000010948 carboxy methyl cellulose Nutrition 0.000 description 1
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 1
- 239000008112 carboxymethyl-cellulose Substances 0.000 description 1
- 239000003054 catalyst Substances 0.000 description 1
- 150000001768 cations Chemical class 0.000 description 1
- 210000000170 cell membrane Anatomy 0.000 description 1
- 230000012292 cell migration Effects 0.000 description 1
- 229940081734 cellulose acetate phthalate Drugs 0.000 description 1
- YMKDRGPMQRFJGP-UHFFFAOYSA-M cetylpyridinium chloride Chemical compound [Cl-].CCCCCCCCCCCCCCCC[N+]1=CC=CC=C1 YMKDRGPMQRFJGP-UHFFFAOYSA-M 0.000 description 1
- 229960001927 cetylpyridinium chloride Drugs 0.000 description 1
- 230000008859 change Effects 0.000 description 1
- 239000003610 charcoal Substances 0.000 description 1
- 239000013043 chemical agent Substances 0.000 description 1
- 230000003399 chemotactic effect Effects 0.000 description 1
- 230000035605 chemotaxis Effects 0.000 description 1
- 150000005753 chloropyridines Chemical class 0.000 description 1
- 230000001684 chronic effect Effects 0.000 description 1
- 229960004106 citric acid Drugs 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 239000012230 colorless oil Substances 0.000 description 1
- 239000002361 compost Substances 0.000 description 1
- 238000007906 compression Methods 0.000 description 1
- 239000007859 condensation product Substances 0.000 description 1
- 238000011109 contamination Methods 0.000 description 1
- 235000005822 corn Nutrition 0.000 description 1
- 229940099112 cornstarch Drugs 0.000 description 1
- IMZMKUWMOSJXDT-UHFFFAOYSA-N cromoglycic acid Chemical compound O1C(C(O)=O)=CC(=O)C2=C1C=CC=C2OCC(O)COC1=CC=CC2=C1C(=O)C=C(C(O)=O)O2 IMZMKUWMOSJXDT-UHFFFAOYSA-N 0.000 description 1
- 239000013078 crystal Substances 0.000 description 1
- 229940109275 cyclamate Drugs 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- KQWGXHWJMSMDJJ-UHFFFAOYSA-N cyclohexyl isocyanate Chemical compound O=C=NC1CCCCC1 KQWGXHWJMSMDJJ-UHFFFAOYSA-N 0.000 description 1
- HCAJEUSONLESMK-UHFFFAOYSA-N cyclohexylsulfamic acid Chemical compound OS(=O)(=O)NC1CCCCC1 HCAJEUSONLESMK-UHFFFAOYSA-N 0.000 description 1
- 235000018417 cysteine Nutrition 0.000 description 1
- 125000000151 cysteine group Chemical class N[C@@H](CS)C(=O)* 0.000 description 1
- 230000006378 damage Effects 0.000 description 1
- 230000003247 decreasing effect Effects 0.000 description 1
- 230000007850 degeneration Effects 0.000 description 1
- 210000004443 dendritic cell Anatomy 0.000 description 1
- MHDVGSVTJDSBDK-UHFFFAOYSA-N dibenzyl ether Chemical class C=1C=CC=CC=1COCC1=CC=CC=C1 MHDVGSVTJDSBDK-UHFFFAOYSA-N 0.000 description 1
- NEFBYIFKOOEVPA-UHFFFAOYSA-K dicalcium phosphate Chemical compound [Ca+2].[Ca+2].[O-]P([O-])([O-])=O NEFBYIFKOOEVPA-UHFFFAOYSA-K 0.000 description 1
- 229910000390 dicalcium phosphate Inorganic materials 0.000 description 1
- 229940038472 dicalcium phosphate Drugs 0.000 description 1
- 235000014113 dietary fatty acids Nutrition 0.000 description 1
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 1
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 description 1
- MTHSVFCYNBDYFN-UHFFFAOYSA-N diethylene glycol Chemical compound OCCOCCO MTHSVFCYNBDYFN-UHFFFAOYSA-N 0.000 description 1
- 229940043279 diisopropylamine Drugs 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 description 1
- GAFRWLVTHPVQGK-UHFFFAOYSA-N dipentyl sulfate Chemical class CCCCCOS(=O)(=O)OCCCCC GAFRWLVTHPVQGK-UHFFFAOYSA-N 0.000 description 1
- GPAYUJZHTULNBE-UHFFFAOYSA-N diphenylphosphine Chemical compound C=1C=CC=CC=1PC1=CC=CC=C1 GPAYUJZHTULNBE-UHFFFAOYSA-N 0.000 description 1
- 208000037765 diseases and disorders Diseases 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- 239000002270 dispersing agent Substances 0.000 description 1
- 238000010494 dissociation reaction Methods 0.000 description 1
- 230000005593 dissociations Effects 0.000 description 1
- 238000004090 dissolution Methods 0.000 description 1
- 229960003638 dopamine Drugs 0.000 description 1
- 229940052760 dopamine agonists Drugs 0.000 description 1
- 239000003136 dopamine receptor stimulating agent Substances 0.000 description 1
- 239000003596 drug target Substances 0.000 description 1
- 238000001035 drying Methods 0.000 description 1
- 230000009977 dual effect Effects 0.000 description 1
- 229960001484 edetic acid Drugs 0.000 description 1
- 230000003511 endothelial effect Effects 0.000 description 1
- ZUBDGKVDJUIMQQ-UBFCDGJISA-N endothelin-1 Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(O)=O)NC(=O)[C@H]1NC(=O)[C@H](CC=2C=CC=CC=2)NC(=O)[C@@H](CC=2C=CC(O)=CC=2)NC(=O)[C@H](C(C)C)NC(=O)[C@H]2CSSC[C@@H](C(N[C@H](CO)C(=O)N[C@@H](CO)C(=O)N[C@H](CC(C)C)C(=O)N[C@@H](CCSC)C(=O)N[C@H](CC(O)=O)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CCC(O)=O)C(=O)N2)=O)NC(=O)[C@@H](CO)NC(=O)[C@H](N)CSSC1)C1=CNC=N1 ZUBDGKVDJUIMQQ-UBFCDGJISA-N 0.000 description 1
- 239000002532 enzyme inhibitor Substances 0.000 description 1
- 210000002919 epithelial cell Anatomy 0.000 description 1
- 125000005677 ethinylene group Chemical group [*:2]C#C[*:1] 0.000 description 1
- VFRSADQPWYCXDG-LEUCUCNGSA-N ethyl (2s,5s)-5-methylpyrrolidine-2-carboxylate;2,2,2-trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F.CCOC(=O)[C@@H]1CC[C@H](C)N1 VFRSADQPWYCXDG-LEUCUCNGSA-N 0.000 description 1
- UBGCPCIHUKJYCN-UHFFFAOYSA-N ethyl 3-(1-methyltetrazol-5-yl)-5-nitrobenzoate Chemical compound [O-][N+](=O)C1=CC(C(=O)OCC)=CC(C=2N(N=NN=2)C)=C1 UBGCPCIHUKJYCN-UHFFFAOYSA-N 0.000 description 1
- TZBSDSALNYZBHA-UHFFFAOYSA-N ethyl 3-(methylamino)benzoate Chemical compound CCOC(=O)C1=CC=CC(NC)=C1 TZBSDSALNYZBHA-UHFFFAOYSA-N 0.000 description 1
- ZTGYOFNZDBVXOW-UHFFFAOYSA-N ethyl 3-(methylcarbamoyl)-5-nitrobenzoate Chemical compound CCOC(=O)C1=CC(C(=O)NC)=CC([N+]([O-])=O)=C1 ZTGYOFNZDBVXOW-UHFFFAOYSA-N 0.000 description 1
- QZZLHCKPHMTUMA-UHFFFAOYSA-N ethyl 3-amino-5-chlorobenzoate Chemical compound CCOC(=O)C1=CC(N)=CC(Cl)=C1 QZZLHCKPHMTUMA-UHFFFAOYSA-N 0.000 description 1
- UERBFOBSOAELHC-UHFFFAOYSA-N ethyl 3-amino-5-methylbenzoate Chemical compound CCOC(=O)C1=CC(C)=CC(N)=C1 UERBFOBSOAELHC-UHFFFAOYSA-N 0.000 description 1
- IPXMJCNBQQQYBM-UHFFFAOYSA-N ethyl 3-amino-5-tert-butylbenzoate Chemical compound CCOC(=O)C1=CC(N)=CC(C(C)(C)C)=C1 IPXMJCNBQQQYBM-UHFFFAOYSA-N 0.000 description 1
- ILPBPWRYTWVDGD-UHFFFAOYSA-N ethyl 3-carbonochloridoyl-5-nitrobenzoate Chemical compound CCOC(=O)C1=CC(C(Cl)=O)=CC([N+]([O-])=O)=C1 ILPBPWRYTWVDGD-UHFFFAOYSA-N 0.000 description 1
- XCLDSQRVMMXWMS-UHFFFAOYSA-N ethyl 4-methyl-3-oxopentanoate Chemical compound CCOC(=O)CC(=O)C(C)C XCLDSQRVMMXWMS-UHFFFAOYSA-N 0.000 description 1
- YVKRWIVXIPGKTL-UHFFFAOYSA-N ethyl 5-amino-1,3,4-thiadiazole-2-carboxylate Chemical compound CCOC(=O)C1=NN=C(N)S1 YVKRWIVXIPGKTL-UHFFFAOYSA-N 0.000 description 1
- PQVSTLUFSYVLTO-UHFFFAOYSA-N ethyl n-ethoxycarbonylcarbamate Chemical compound CCOC(=O)NC(=O)OCC PQVSTLUFSYVLTO-UHFFFAOYSA-N 0.000 description 1
- 125000002534 ethynyl group Chemical group [H]C#C* 0.000 description 1
- 238000011156 evaluation Methods 0.000 description 1
- 230000005713 exacerbation Effects 0.000 description 1
- 208000024695 exercise-induced bronchoconstriction Diseases 0.000 description 1
- 230000028023 exocytosis Effects 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 239000003925 fat Substances 0.000 description 1
- 239000000194 fatty acid Substances 0.000 description 1
- 229930195729 fatty acid Natural products 0.000 description 1
- 150000002191 fatty alcohols Chemical class 0.000 description 1
- 210000002950 fibroblast Anatomy 0.000 description 1
- VUWZPRWSIVNGKG-UHFFFAOYSA-N fluoromethane Chemical compound F[CH2] VUWZPRWSIVNGKG-UHFFFAOYSA-N 0.000 description 1
- 238000005187 foaming Methods 0.000 description 1
- 235000003599 food sweetener Nutrition 0.000 description 1
- 239000012458 free base Substances 0.000 description 1
- 229960002598 fumaric acid Drugs 0.000 description 1
- 235000011087 fumaric acid Nutrition 0.000 description 1
- WIGCFUFOHFEKBI-UHFFFAOYSA-N gamma-tocopherol Natural products CC(C)CCCC(C)CCCC(C)CCCC1CCC2C(C)C(O)C(C)C(C)C2O1 WIGCFUFOHFEKBI-UHFFFAOYSA-N 0.000 description 1
- 238000004817 gas chromatography Methods 0.000 description 1
- 239000007903 gelatin capsule Substances 0.000 description 1
- 230000002068 genetic effect Effects 0.000 description 1
- 229940114119 gentisate Drugs 0.000 description 1
- 239000012362 glacial acetic acid Substances 0.000 description 1
- 229930195712 glutamate Natural products 0.000 description 1
- JFCQEDHGNNZCLN-UHFFFAOYSA-N glutaric acid Chemical compound OC(=O)CCCC(O)=O JFCQEDHGNNZCLN-UHFFFAOYSA-N 0.000 description 1
- 229960005150 glycerol Drugs 0.000 description 1
- 150000002334 glycols Chemical class 0.000 description 1
- 238000000227 grinding Methods 0.000 description 1
- 239000003102 growth factor Substances 0.000 description 1
- 125000005843 halogen group Chemical group 0.000 description 1
- 150000005826 halohydrocarbons Chemical class 0.000 description 1
- 239000001307 helium Substances 0.000 description 1
- 229910052734 helium Inorganic materials 0.000 description 1
- SWQJXJOGLNCZEY-UHFFFAOYSA-N helium atom Chemical compound [He] SWQJXJOGLNCZEY-UHFFFAOYSA-N 0.000 description 1
- 208000007475 hemolytic anemia Diseases 0.000 description 1
- MNWFXJYAOYHMED-UHFFFAOYSA-N heptanoic acid Chemical compound CCCCCCC(O)=O MNWFXJYAOYHMED-UHFFFAOYSA-N 0.000 description 1
- FUZZWVXGSFPDMH-UHFFFAOYSA-N hexanoic acid Chemical compound CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 1
- 229930195733 hydrocarbon Natural products 0.000 description 1
- 150000002430 hydrocarbons Chemical class 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-M hydrogensulfate Chemical compound OS([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 1
- 239000004093 hydrolase inhibitor Substances 0.000 description 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-M hydroxide Chemical compound [OH-] XLYOFNOQVPJJNP-UHFFFAOYSA-M 0.000 description 1
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 1
- 239000002471 hydroxymethylglutaryl coenzyme A reductase inhibitor Substances 0.000 description 1
- 239000005457 ice water Substances 0.000 description 1
- 208000013397 idiopathic acute eosinophilic pneumonia Diseases 0.000 description 1
- 150000002466 imines Chemical class 0.000 description 1
- 230000006450 immune cell response Effects 0.000 description 1
- 210000000987 immune system Anatomy 0.000 description 1
- 239000002955 immunomodulating agent Substances 0.000 description 1
- 239000003701 inert diluent Substances 0.000 description 1
- 230000028709 inflammatory response Effects 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 229940100602 interleukin-5 Drugs 0.000 description 1
- 201000010659 intrinsic asthma Diseases 0.000 description 1
- 230000009545 invasion Effects 0.000 description 1
- 229910052740 iodine Inorganic materials 0.000 description 1
- 239000011630 iodine Substances 0.000 description 1
- 238000005040 ion trap Methods 0.000 description 1
- 230000000302 ischemic effect Effects 0.000 description 1
- 239000001282 iso-butane Substances 0.000 description 1
- QXJSBBXBKPUZAA-UHFFFAOYSA-N isooleic acid Natural products CCCCCCCC=CCCCCCCCCC(O)=O QXJSBBXBKPUZAA-UHFFFAOYSA-N 0.000 description 1
- 125000001972 isopentyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])C([H])([H])* 0.000 description 1
- NLYAJNPCOHFWQQ-UHFFFAOYSA-N kaolin Chemical compound O.O.O=[Al]O[Si](=O)O[Si](=O)O[Al]=O NLYAJNPCOHFWQQ-UHFFFAOYSA-N 0.000 description 1
- 125000000468 ketone group Chemical group 0.000 description 1
- 229940043355 kinase inhibitor Drugs 0.000 description 1
- 208000032839 leukemia Diseases 0.000 description 1
- 108010072713 leukotriene A4 hydrolase Proteins 0.000 description 1
- 239000003199 leukotriene receptor blocking agent Substances 0.000 description 1
- 229920005610 lignin Polymers 0.000 description 1
- 150000002635 lipoxin A4 derivatives Chemical class 0.000 description 1
- 229910052744 lithium Inorganic materials 0.000 description 1
- 229940040692 lithium hydroxide monohydrate Drugs 0.000 description 1
- GLXDVVHUTZTUQK-UHFFFAOYSA-M lithium hydroxide monohydrate Substances [Li+].O.[OH-] GLXDVVHUTZTUQK-UHFFFAOYSA-M 0.000 description 1
- 239000002697 lyase inhibitor Substances 0.000 description 1
- 229910001629 magnesium chloride Inorganic materials 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- 210000004962 mammalian cell Anatomy 0.000 description 1
- 239000000594 mannitol Substances 0.000 description 1
- 235000010355 mannitol Nutrition 0.000 description 1
- 201000001441 melanoma Diseases 0.000 description 1
- HEBKCHPVOIAQTA-UHFFFAOYSA-N meso ribitol Natural products OCC(O)C(O)C(O)CO HEBKCHPVOIAQTA-UHFFFAOYSA-N 0.000 description 1
- VNWKTOKETHGBQD-UHFFFAOYSA-N methane Chemical class C VNWKTOKETHGBQD-UHFFFAOYSA-N 0.000 description 1
- GDJLJNFNXINTHS-FYZOBXCZSA-N methyl (2r)-2-amino-3-[(2-methylpropan-2-yl)oxycarbonylamino]propanoate;hydrochloride Chemical compound Cl.COC(=O)[C@H](N)CNC(=O)OC(C)(C)C GDJLJNFNXINTHS-FYZOBXCZSA-N 0.000 description 1
- CNKLBENTCUWMJW-UHFFFAOYSA-N methyl 2-bromo-6-methoxypyridine-4-carboxylate Chemical compound COC(=O)C1=CC(Br)=NC(OC)=C1 CNKLBENTCUWMJW-UHFFFAOYSA-N 0.000 description 1
- XOMNUDKNZGINSP-UHFFFAOYSA-N methyl 3-amino-5-(dimethylcarbamoyl)benzoate Chemical compound COC(=O)C1=CC(N)=CC(C(=O)N(C)C)=C1 XOMNUDKNZGINSP-UHFFFAOYSA-N 0.000 description 1
- ORKTXZHKYFWCRB-UHFFFAOYSA-N methyl 3-amino-5-chlorobenzoate Chemical compound COC(=O)C1=CC(N)=CC(Cl)=C1 ORKTXZHKYFWCRB-UHFFFAOYSA-N 0.000 description 1
- OWMZQNZFHGAVCN-UHFFFAOYSA-N methyl 3-amino-5-methoxybenzoate Chemical compound COC(=O)C1=CC(N)=CC(OC)=C1 OWMZQNZFHGAVCN-UHFFFAOYSA-N 0.000 description 1
- UYQJTXQJNZMDBI-UHFFFAOYSA-N methyl 3-chloro-5-nitrobenzoate Chemical compound COC(=O)C1=CC(Cl)=CC([N+]([O-])=O)=C1 UYQJTXQJNZMDBI-UHFFFAOYSA-N 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 235000010981 methylcellulose Nutrition 0.000 description 1
- 210000000274 microglia Anatomy 0.000 description 1
- 235000013336 milk Nutrition 0.000 description 1
- 239000008267 milk Substances 0.000 description 1
- 210000004080 milk Anatomy 0.000 description 1
- 239000002829 mitogen activated protein kinase inhibitor Substances 0.000 description 1
- UQEIFYRRSNJVDO-UHFFFAOYSA-N n,n-dibenzyl-2-phenylethanamine Chemical compound C=1C=CC=CC=1CN(CC=1C=CC=CC=1)CCC1=CC=CC=C1 UQEIFYRRSNJVDO-UHFFFAOYSA-N 0.000 description 1
- FQNWJOVWFUPLRV-UHFFFAOYSA-N n-(3-aminophenyl)-n-[2-(azetidin-1-yl)-2-oxoethyl]methanesulfonamide Chemical compound C=1C=CC(N)=CC=1N(S(=O)(=O)C)CC(=O)N1CCC1 FQNWJOVWFUPLRV-UHFFFAOYSA-N 0.000 description 1
- MDHGVCXEOKFTNP-UHFFFAOYSA-N n-(4-aminocyclohexyl)benzenesulfonamide Chemical compound C1CC(N)CCC1NS(=O)(=O)C1=CC=CC=C1 MDHGVCXEOKFTNP-UHFFFAOYSA-N 0.000 description 1
- BLJDACOINCPHRS-UHFFFAOYSA-N n-(8-amino-4,5-dihydrobenzo[g][1,3]benzothiazol-2-yl)acetamide Chemical compound C1CC2=CC=C(N)C=C2C2=C1N=C(NC(=O)C)S2 BLJDACOINCPHRS-UHFFFAOYSA-N 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- OFBQJSOFQDEBGM-UHFFFAOYSA-N n-pentane Natural products CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 description 1
- 125000000740 n-pentyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- PSZYNBSKGUBXEH-UHFFFAOYSA-M naphthalene-1-sulfonate Chemical compound C1=CC=C2C(S(=O)(=O)[O-])=CC=CC2=C1 PSZYNBSKGUBXEH-UHFFFAOYSA-M 0.000 description 1
- 208000030372 neonatal thrombocytopenia Diseases 0.000 description 1
- 125000001971 neopentyl group Chemical group [H]C([*])([H])C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 230000007935 neutral effect Effects 0.000 description 1
- 235000001968 nicotinic acid Nutrition 0.000 description 1
- 239000011664 nicotinic acid Substances 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 239000012299 nitrogen atmosphere Substances 0.000 description 1
- 229940127082 non-receptor tyrosine kinase inhibitor Drugs 0.000 description 1
- 231100000252 nontoxic Toxicity 0.000 description 1
- 230000003000 nontoxic effect Effects 0.000 description 1
- 229960002748 norepinephrine Drugs 0.000 description 1
- SFLSHLFXELFNJZ-UHFFFAOYSA-N norepinephrine Natural products NCC(O)C1=CC=C(O)C(O)=C1 SFLSHLFXELFNJZ-UHFFFAOYSA-N 0.000 description 1
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 1
- OQCDKBAXFALNLD-UHFFFAOYSA-N octadecanoic acid Natural products CCCCCCCC(C)CCCCCCCCC(O)=O OQCDKBAXFALNLD-UHFFFAOYSA-N 0.000 description 1
- ZQPPMHVWECSIRJ-KTKRTIGZSA-N oleic acid Chemical compound CCCCCCCC\C=C/CCCCCCCC(O)=O ZQPPMHVWECSIRJ-KTKRTIGZSA-N 0.000 description 1
- 150000002482 oligosaccharides Polymers 0.000 description 1
- 108010068338 p38 Mitogen-Activated Protein Kinases Proteins 0.000 description 1
- 239000005022 packaging material Substances 0.000 description 1
- 238000004806 packaging method and process Methods 0.000 description 1
- 244000052769 pathogen Species 0.000 description 1
- 125000001147 pentyl group Chemical group C(CCCC)* 0.000 description 1
- 208000022719 perennial allergic rhinitis Diseases 0.000 description 1
- 210000005259 peripheral blood Anatomy 0.000 description 1
- 239000011886 peripheral blood Substances 0.000 description 1
- JRKICGRDRMAZLK-UHFFFAOYSA-L peroxydisulfate Chemical compound [O-]S(=O)(=O)OOS([O-])(=O)=O JRKICGRDRMAZLK-UHFFFAOYSA-L 0.000 description 1
- 239000003208 petroleum Substances 0.000 description 1
- 239000000825 pharmaceutical preparation Substances 0.000 description 1
- GAHCFHFEQNHEFO-UHFFFAOYSA-N phenyl 4-oxopiperidine-1-carboxylate Chemical compound C1CC(=O)CCN1C(=O)OC1=CC=CC=C1 GAHCFHFEQNHEFO-UHFFFAOYSA-N 0.000 description 1
- ZUOUZKKEUPVFJK-UHFFFAOYSA-N phenylbenzene Natural products C1=CC=CC=C1C1=CC=CC=C1 ZUOUZKKEUPVFJK-UHFFFAOYSA-N 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- 239000002935 phosphatidylinositol 3 kinase inhibitor Substances 0.000 description 1
- 239000002570 phosphodiesterase III inhibitor Substances 0.000 description 1
- 239000002606 phosphodiesterase VII inhibitor Substances 0.000 description 1
- UEZVMMHDMIWARA-UHFFFAOYSA-M phosphonate Chemical compound [O-]P(=O)=O UEZVMMHDMIWARA-UHFFFAOYSA-M 0.000 description 1
- UXCDUFKZSUBXGM-UHFFFAOYSA-N phosphoric tribromide Chemical compound BrP(Br)(Br)=O UXCDUFKZSUBXGM-UHFFFAOYSA-N 0.000 description 1
- 230000026731 phosphorylation Effects 0.000 description 1
- 238000006366 phosphorylation reaction Methods 0.000 description 1
- 239000003757 phosphotransferase inhibitor Substances 0.000 description 1
- 229940075930 picrate Drugs 0.000 description 1
- OXNIZHLAWKMVMX-UHFFFAOYSA-M picrate anion Chemical compound [O-]C1=C([N+]([O-])=O)C=C([N+]([O-])=O)C=C1[N+]([O-])=O OXNIZHLAWKMVMX-UHFFFAOYSA-M 0.000 description 1
- 239000006187 pill Substances 0.000 description 1
- 150000003053 piperidines Chemical class 0.000 description 1
- 229950010765 pivalate Drugs 0.000 description 1
- IUGYQRQAERSCNH-UHFFFAOYSA-N pivalic acid Chemical compound CC(C)(C)C(O)=O IUGYQRQAERSCNH-UHFFFAOYSA-N 0.000 description 1
- 229940096701 plain lipid modifying drug hmg coa reductase inhibitors Drugs 0.000 description 1
- 229920001451 polypropylene glycol Polymers 0.000 description 1
- 229920001282 polysaccharide Polymers 0.000 description 1
- 239000005017 polysaccharide Substances 0.000 description 1
- 150000004804 polysaccharides Chemical class 0.000 description 1
- 229920000136 polysorbate Polymers 0.000 description 1
- 229940068965 polysorbates Drugs 0.000 description 1
- 229920002689 polyvinyl acetate Polymers 0.000 description 1
- 239000011118 polyvinyl acetate Substances 0.000 description 1
- 239000013312 porous aromatic framework Substances 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- MFDFERRIHVXMIY-UHFFFAOYSA-N procaine Chemical compound CCN(CC)CCOC(=O)C1=CC=C(N)C=C1 MFDFERRIHVXMIY-UHFFFAOYSA-N 0.000 description 1
- 229960004919 procaine Drugs 0.000 description 1
- 230000008569 process Effects 0.000 description 1
- 239000000651 prodrug Substances 0.000 description 1
- 229940002612 prodrug Drugs 0.000 description 1
- 239000001294 propane Substances 0.000 description 1
- CPNGPNLZQNNVQM-UHFFFAOYSA-N pteridine Chemical compound N1=CN=CC2=NC=CN=C21 CPNGPNLZQNNVQM-UHFFFAOYSA-N 0.000 description 1
- ZDYVRSLAEXCVBX-UHFFFAOYSA-N pyridinium p-toluenesulfonate Chemical compound C1=CC=[NH+]C=C1.CC1=CC=C(S([O-])(=O)=O)C=C1 ZDYVRSLAEXCVBX-UHFFFAOYSA-N 0.000 description 1
- JOZPEVMCAKXSEY-UHFFFAOYSA-N pyrimido[5,4-d]pyrimidine Chemical compound N1=CN=CC2=NC=NC=C21 JOZPEVMCAKXSEY-UHFFFAOYSA-N 0.000 description 1
- 239000002510 pyrogen Substances 0.000 description 1
- 229940043131 pyroglutamate Drugs 0.000 description 1
- 239000002287 radioligand Substances 0.000 description 1
- 238000001525 receptor binding assay Methods 0.000 description 1
- 230000033300 receptor internalization Effects 0.000 description 1
- 238000006268 reductive amination reaction Methods 0.000 description 1
- 230000027425 release of sequestered calcium ion into cytosol Effects 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 239000003590 rho kinase inhibitor Substances 0.000 description 1
- CVHZOJJKTDOEJC-UHFFFAOYSA-N saccharin Chemical compound C1=CC=C2C(=O)NS(=O)(=O)C2=C1 CVHZOJJKTDOEJC-UHFFFAOYSA-N 0.000 description 1
- 229940081974 saccharin Drugs 0.000 description 1
- 235000019204 saccharin Nutrition 0.000 description 1
- 239000000901 saccharin and its Na,K and Ca salt Substances 0.000 description 1
- 238000007127 saponification reaction Methods 0.000 description 1
- 208000017022 seasonal allergic rhinitis Diseases 0.000 description 1
- 150000003335 secondary amines Chemical class 0.000 description 1
- 230000036303 septic shock Effects 0.000 description 1
- 229940076279 serotonin Drugs 0.000 description 1
- 235000011803 sesame oil Nutrition 0.000 description 1
- 239000008159 sesame oil Substances 0.000 description 1
- 239000004208 shellac Substances 0.000 description 1
- ZLGIYFNHBLSMPS-ATJNOEHPSA-N shellac Chemical compound OCCCCCC(O)C(O)CCCCCCCC(O)=O.C1C23[C@H](C(O)=O)CCC2[C@](C)(CO)[C@@H]1C(C(O)=O)=C[C@@H]3O ZLGIYFNHBLSMPS-ATJNOEHPSA-N 0.000 description 1
- 229940113147 shellac Drugs 0.000 description 1
- 235000013874 shellac Nutrition 0.000 description 1
- 230000019491 signal transduction Effects 0.000 description 1
- 150000004760 silicates Chemical class 0.000 description 1
- RMAQACBXLXPBSY-UHFFFAOYSA-N silicic acid Chemical compound O[Si](O)(O)O RMAQACBXLXPBSY-UHFFFAOYSA-N 0.000 description 1
- 235000012239 silicon dioxide Nutrition 0.000 description 1
- XGVXKJKTISMIOW-ZDUSSCGKSA-N simurosertib Chemical compound N1N=CC(C=2SC=3C(=O)NC(=NC=3C=2)[C@H]2N3CCC(CC3)C2)=C1C XGVXKJKTISMIOW-ZDUSSCGKSA-N 0.000 description 1
- AWUCVROLDVIAJX-GSVOUGTGSA-N sn-glycerol 3-phosphate Chemical compound OC[C@@H](O)COP(O)(O)=O AWUCVROLDVIAJX-GSVOUGTGSA-N 0.000 description 1
- 239000001632 sodium acetate Substances 0.000 description 1
- 235000017281 sodium acetate Nutrition 0.000 description 1
- WXMKPNITSTVMEF-UHFFFAOYSA-M sodium benzoate Chemical compound [Na+].[O-]C(=O)C1=CC=CC=C1 WXMKPNITSTVMEF-UHFFFAOYSA-M 0.000 description 1
- 239000004299 sodium benzoate Substances 0.000 description 1
- 235000010234 sodium benzoate Nutrition 0.000 description 1
- 239000012279 sodium borohydride Substances 0.000 description 1
- 229910000033 sodium borohydride Inorganic materials 0.000 description 1
- 235000019812 sodium carboxymethyl cellulose Nutrition 0.000 description 1
- 229920001027 sodium carboxymethylcellulose Polymers 0.000 description 1
- 239000001509 sodium citrate Substances 0.000 description 1
- NLJMYIDDQXHKNR-UHFFFAOYSA-K sodium citrate Chemical compound O.O.[Na+].[Na+].[Na+].[O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O NLJMYIDDQXHKNR-UHFFFAOYSA-K 0.000 description 1
- BEOOHQFXGBMRKU-UHFFFAOYSA-N sodium cyanoborohydride Chemical compound [Na+].[B-]C#N BEOOHQFXGBMRKU-UHFFFAOYSA-N 0.000 description 1
- 229940080313 sodium starch Drugs 0.000 description 1
- 229910052979 sodium sulfide Inorganic materials 0.000 description 1
- GRVFOGOEDUUMBP-UHFFFAOYSA-N sodium sulfide (anhydrous) Chemical compound [Na+].[Na+].[S-2] GRVFOGOEDUUMBP-UHFFFAOYSA-N 0.000 description 1
- 235000019337 sorbitan trioleate Nutrition 0.000 description 1
- 229960000391 sorbitan trioleate Drugs 0.000 description 1
- 239000008347 soybean phospholipid Substances 0.000 description 1
- 108010014501 sphingosine 1-phosphate lyase (aldolase) Proteins 0.000 description 1
- 201000005671 spondyloarthropathy Diseases 0.000 description 1
- 239000008117 stearic acid Substances 0.000 description 1
- 150000003431 steroids Chemical class 0.000 description 1
- 239000012258 stirred mixture Substances 0.000 description 1
- 238000006467 substitution reaction Methods 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 150000005846 sugar alcohols Polymers 0.000 description 1
- 150000008163 sugars Chemical class 0.000 description 1
- 239000006228 supernatant Substances 0.000 description 1
- 239000003765 sweetening agent Substances 0.000 description 1
- 230000008961 swelling Effects 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 239000003826 tablet Substances 0.000 description 1
- 238000009492 tablet coating Methods 0.000 description 1
- 239000002700 tablet coating Substances 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- 125000004213 tert-butoxy group Chemical group [H]C([H])([H])C(O*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- CBXCPBUEXACCNR-UHFFFAOYSA-N tetraethylammonium Chemical compound CC[N+](CC)(CC)CC CBXCPBUEXACCNR-UHFFFAOYSA-N 0.000 description 1
- 125000004187 tetrahydropyran-2-yl group Chemical group [H]C1([H])OC([H])(*)C([H])([H])C([H])([H])C1([H])[H] 0.000 description 1
- QEMXHQIAXOOASZ-UHFFFAOYSA-N tetramethylammonium Chemical compound C[N+](C)(C)C QEMXHQIAXOOASZ-UHFFFAOYSA-N 0.000 description 1
- 125000000383 tetramethylene group Chemical group [H]C([H])([*:1])C([H])([H])C([H])([H])C([H])([H])[*:2] 0.000 description 1
- 238000002560 therapeutic procedure Methods 0.000 description 1
- 239000002562 thickening agent Substances 0.000 description 1
- 125000004001 thioalkyl group Chemical group 0.000 description 1
- 201000003067 thrombocytopenia due to platelet alloimmunization Diseases 0.000 description 1
- 239000004408 titanium dioxide Substances 0.000 description 1
- 235000010215 titanium dioxide Nutrition 0.000 description 1
- 229930003799 tocopherol Natural products 0.000 description 1
- 239000011732 tocopherol Substances 0.000 description 1
- 125000002640 tocopherol group Chemical class 0.000 description 1
- 235000019149 tocopherols Nutrition 0.000 description 1
- 230000000699 topical effect Effects 0.000 description 1
- 230000001988 toxicity Effects 0.000 description 1
- 231100000419 toxicity Toxicity 0.000 description 1
- 230000009466 transformation Effects 0.000 description 1
- 238000000844 transformation Methods 0.000 description 1
- 230000032258 transport Effects 0.000 description 1
- IMFACGCPASFAPR-UHFFFAOYSA-N tributylamine Chemical compound CCCCN(CCCC)CCCC IMFACGCPASFAPR-UHFFFAOYSA-N 0.000 description 1
- QORWJWZARLRLPR-UHFFFAOYSA-H tricalcium bis(phosphate) Chemical compound [Ca+2].[Ca+2].[Ca+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O QORWJWZARLRLPR-UHFFFAOYSA-H 0.000 description 1
- 229940066528 trichloroacetate Drugs 0.000 description 1
- YNJBWRMUSHSURL-UHFFFAOYSA-N trichloroacetic acid Chemical compound OC(=O)C(Cl)(Cl)Cl YNJBWRMUSHSURL-UHFFFAOYSA-N 0.000 description 1
- CYRMSUTZVYGINF-UHFFFAOYSA-N trichlorofluoromethane Chemical compound FC(Cl)(Cl)Cl CYRMSUTZVYGINF-UHFFFAOYSA-N 0.000 description 1
- 239000002447 tumor necrosis factor alpha converting enzyme inhibitor Substances 0.000 description 1
- 229940121358 tyrosine kinase inhibitor Drugs 0.000 description 1
- ZDPHROOEEOARMN-UHFFFAOYSA-N undecanoic acid Chemical compound CCCCCCCCCCC(O)=O ZDPHROOEEOARMN-UHFFFAOYSA-N 0.000 description 1
- 241001529453 unidentified herpesvirus Species 0.000 description 1
- MWOOGOJBHIARFG-UHFFFAOYSA-N vanillin Chemical compound COC1=CC(C=O)=CC=C1O MWOOGOJBHIARFG-UHFFFAOYSA-N 0.000 description 1
- 235000012141 vanillin Nutrition 0.000 description 1
- FGQOOHJZONJGDT-UHFFFAOYSA-N vanillin Natural products COC1=CC(O)=CC(C=O)=C1 FGQOOHJZONJGDT-UHFFFAOYSA-N 0.000 description 1
- 238000009834 vaporization Methods 0.000 description 1
- 230000008016 vaporization Effects 0.000 description 1
- 239000002525 vasculotropin inhibitor Substances 0.000 description 1
- 235000015112 vegetable and seed oil Nutrition 0.000 description 1
- 239000008158 vegetable oil Substances 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 229920002554 vinyl polymer Polymers 0.000 description 1
- 235000019155 vitamin A Nutrition 0.000 description 1
- 239000011719 vitamin A Substances 0.000 description 1
- 235000019165 vitamin E Nutrition 0.000 description 1
- 229940046009 vitamin E Drugs 0.000 description 1
- 239000011709 vitamin E Substances 0.000 description 1
- 229940045997 vitamin a Drugs 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
- 239000000811 xylitol Substances 0.000 description 1
- HEBKCHPVOIAQTA-SCDXWVJYSA-N xylitol Chemical compound OC[C@H](O)[C@@H](O)[C@H](O)CO HEBKCHPVOIAQTA-SCDXWVJYSA-N 0.000 description 1
- 235000010447 xylitol Nutrition 0.000 description 1
- 229960002675 xylitol Drugs 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing three or more hetero rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/445—Non condensed piperidines, e.g. piperocaine
- A61K31/4523—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/445—Non condensed piperidines, e.g. piperocaine
- A61K31/4523—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems
- A61K31/454—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems containing a five-membered ring with nitrogen as a ring hetero atom, e.g. pimozide, domperidone
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/445—Non condensed piperidines, e.g. piperocaine
- A61K31/4523—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems
- A61K31/4545—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems containing a six-membered ring with nitrogen as a ring hetero atom, e.g. pipamperone, anabasine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/47—Quinolines; Isoquinolines
- A61K31/4709—Non-condensed quinolines and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/47—Quinolines; Isoquinolines
- A61K31/472—Non-condensed isoquinolines, e.g. papaverine
- A61K31/4725—Non-condensed isoquinolines, e.g. papaverine containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/506—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim not condensed and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5355—Non-condensed oxazines and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/56—Compounds containing cyclopenta[a]hydrophenanthrene ring systems; Derivatives thereof, e.g. steroids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/04—Drugs for disorders of the alimentary tract or the digestive system for ulcers, gastritis or reflux esophagitis, e.g. antacids, inhibitors of acid secretion, mucosal protectants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
- A61P11/06—Antiasthmatics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/02—Drugs for skeletal disorders for joint disorders, e.g. arthritis, arthrosis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/02—Ophthalmic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/08—Antiallergic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P7/00—Drugs for disorders of the blood or the extracellular fluid
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/04—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings
- C07D413/04—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing three or more hetero rings
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Pulmonology (AREA)
- Immunology (AREA)
- Cardiology (AREA)
- Heart & Thoracic Surgery (AREA)
- Rheumatology (AREA)
- Vascular Medicine (AREA)
- Orthopedic Medicine & Surgery (AREA)
- Communicable Diseases (AREA)
- Oncology (AREA)
- Pain & Pain Management (AREA)
- Diabetes (AREA)
- Ophthalmology & Optometry (AREA)
- Hematology (AREA)
- Physical Education & Sports Medicine (AREA)
- Urology & Nephrology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
- Hydrogenated Pyridines (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
"piridinas substituídas como antagonis- tas de ccr3". o objeto da presente invenção são os novos compostos substituídos da fórmula 1, em que a, r1, r2, r3 e r4 são definidos como na descrição. outro objetivo da presente invenção é prover antagonistas de ccr3, mais particularmente prover composições farmacêuticas compreendendo um veículo farmaceuticamente aceitável e uma quantidade terapeuticamente eficaz de pelo menos um composto da presente invenção ou um sal farmaceuticamente aceitável do mesmo.
Description
Relatório Descritivo da Patente de Invenção para PIRIDINAS SUBSTITUÍDAS COMO ANTAGONISTAS DE CCR3.
Os objetos da presente invenção são os novos compostos substituídos da fórmula 1,

em que R1, R2, R3 e R4 são definidos como na descrição. Outro objetivo da presente invenção é prover antagonistas de CCR3, mais particularmente prover composições farmacêuticas compreendendo um veículo farmaceuticamente aceitável e uma quantidade terapeuticamente eficaz de pelo menos um dos compostos da presente invenção ou um sal do mesmo farmaceuticamente aceitável.
INFORMAÇÃO DE ANTECEDENTES
Quimiocinas são citocinas quimiotáticas, de peso molecular de 6-15 kDa, que são liberadas por uma ampla variedade de células para atrair e ativar, entre outros tipos de células, macrófagos, linfócitos T e B, eosinófilos, basófilos e neutrófilos (revisto em Luster, New Eng. J Med., 338, 436445 (1998); Rollins, Blood, 90, 909-928 (1997); Lloyd, Curr Opin Pharmacol., 3, 443-448 (2003); Murray, Current Drug Targets., 7, 579-588 (2006); Smit, Eur J Pharmacol., 533,277-88 (2006)
Existem duas classes principais de quimiocinas, CXC e CC, dependendo de se as duas primeiras cisteínas na sequência de aminoácidos são separadas por um único aminoácido (CXC) ou são adjacentes (CC). As quimiocinas CXC, como interleucina-8 (IL-8), neutrófilo-ativando a protein-2 (NAP2) e proteína de atividade estimuladora do crescimento de melanoma (MGSA), são quimiotéticas principalmente para neutrófilos e linfócitos T, enquanto que as quimiocinas CC, como RANTES, MIP-la, MIP-1, as proteínas quimiotáticas de monócitos (MCP-1, MCP-2, MCP-3, MCP-4, e MCP-5) e as
2/168 eotaxinas (-1,-2, e -3) são quimiotáticas para, entre outros tipos de células, macrófagos, T linfócitos, eosinófilos, mastócitos, células dendríticas, e basófilos. Também em existência estão as quimiocinas linfotactina-1, linfotactina2 (ambas as quimiocinas C), e fractalcina (uma quimiocina CXXXC) que não se enquadram em nenhuma das principais subfamílias de quimiocina.
As quimiocinas se ligam à receptores de superfície de célula específicos pertencentes à família de proteínas do domínio de sete transmembranas G-proteína-acoplada (revisado em Horuk, Trends Pharm. Sei., 15, 159-165 (1994); Murphy, Pharmacol Rev., 54 (2):227-229 (2002); Allen, Annu. Rev. Immunol., 25, 787-820 (2007)) que são denominadas receptores de quimiocina. Ligando seus ligantes cognatos, os receptores de quimiocina transduzem um sinal intracelular através de proteínas G trimétricas associadas, resultando em, entre outras respostas, um rápido aumento na concentração de cálcio intracelular, ativação de proteínas G, mudanças no formato da célula, aumento da expressão das moléculas de adesão celular, desgranulação, promoção de migração, sobrevivência e proliferação de células. Existem pelo menos onze receptores de quimiocinas de ser humano que ligam ou respondem para quimiocinas CC com os padrões característicos a seguir: CCR-1 (ou CKR-1ouCC-CKR-1) [MIP-la, MCP-3, MCP-4, RANTES] (Ben-Barruch, et al., Cell, 72, 415-425 (1993), Luster, New Eng. J. Med., 338, 436-445 (1998)); CCR-2A and CCR-2B (ou CKR-2ATCKR-2B ou CC-CKR-2ATCC-CKR-2B) [MCP-1, MCP2, MCP-3, MCP-4, MCP-5] (Charo etal., Proc. Natl. Acad. Sci. USA, 91, 2752-2756 (1994), Luster, New Eng. J. Med., 338, 436-445 (1998)); CCR3 (ou CKR-3 ou CC-CKR-3) [eotaxin-1, eotaxin-2, RANTES, MCP-3, MCP-4] (Combadiere, et al., J. Biol. Chem., 270, 16491-16494 (1995), Luster, New Eng. J. Med., 338, 436-445 (1998)); CCR-4 (ou CKR-4 ou CC-CKR-4) [TARC, MIP-la, RANTES, MCP-1] (Power et al., J. Biol. Chem., 270, 19495-19500 (1995), Luster, New Eng. J. Med., 338, 436-445 (1998)); CCR-5 (orCKR-5ORCCCKR-5) [MIPla, RANTES, MIP-lp] (Sanson, et al., Biochemistry, 35, 3362-3367 (1996)); CCR-6 (ou CKR-6 ou CC-CKR-6) [LARC] (Baba et al., J. Biol. Chem., 272, 14893-14898 (1997)); CCR-7 (ou CKR-7 ou CC-CKR-7) [ELC] (Yo
3/168 shie et al., J. Leukoc. Biol. 62, 634-644 (1997)); CCR-8 (ou CKR-8 ou CCCKR-8) [1-309, TARC, MIP-1 p] (Napolitano et al., J. Immunol., 157, 27592763 (1996), Bernardini et al., Eur. J. Immunol., 28, 582-588 (1998)); CCR10 (ou CKR-10 ou CC-CKR-10) [MCP-1, MCP-3] (Bonini et al.,DNA and Célula Biol., 16, 1249-1256 (1997)) ; e CCR31 (ou CKR-11 ou CC-CKR11) [MCP-1, MCP-2, MCP-4](Schweickart et al., J Biol Chem, 275 95509556 (2000)).
Em adição aos receptores de quimiocina de mamíferos, os receptores Decoy CCX-CKR, D6 e DARC/Duffy, como também as proteínas expressas por citomegalovírus de mamíferos, vírus de herpes e poxvirus, exibem propriedades de ligação de receptores de quimiocina (revisto por Wells e Schwartz, Curr. Opin. Biotech., 8, 741-748 (1997); Comerford, Bioessays., 29(3):237-47 (2007)). Quimiocinas CC de ser humano, como RANTES e MCP-3, podem causar rápida mobilização de cálcio através desses receptores viralmente codificados. A expressão de receptor pode ser permissiva para infecção, por permitir a subversão da sobrevivência do sistema imune normal e resposta à infecção. Adicionalmente, receptores de quimiocina de ser humano, como CXCR-4, CCR2, CCR3, CCR5 e CCR8, podem atuar como correceptores para a infecção de células de mamíferos através de micróbios como, por exemplo, os vírus de imunodeficiência de ser humano (HIV).
Os receptores de quimiocina têm sido implicados como sendo mediadores importantes de distúrbios e doenças inflamatórias, infecciosas, e imunorreguladoras, incluindo asma e doenças alérgicas, como também patologias autoimunes como artrite reumatoide, doença de Grave, doença pulmonar obstrutiva crônica, e aterosclerose. Por exemplo, o receptor de quimiocina CCR3 é expresso entre outros em eosinófilos, basófilos, células TH2, macrófagos alveolares, mastócitos, células epiteliais, células microglias, astrócitos e fibroblastos. CCR3 desempenha um papel essencial em atrair eosinófilos para sítios de inflamação alérgica, e em subsequentemente ativar essas células. Os ligantes de quimiocina para CCR3 induzem um aumento rápido na concentração de cálcio intracelular, aumento de troca de
4/168
GTP em proteínas G-, fosforilação de ERK aumentada, internalização de receptor intensificada, mudança de formato de eosinófilo, expressão aumentada das moléculas de adesão celular, desgranulação celular, e a promoção de migração. Dessa maneira, agentes que inibem receptores de quimiocina serão úteis em tais distúrbios e doenças. Adicionalmente, agentes que inibem receptores de quimiocina serão também úteis em doenças infecciosas, como através de bloqueio de infecção de CCR3 expressando células pelo HIV ou por prevenir a manipulação de respostas celulares imunes através de vírus como citomegalovírus.
Desta maneira, CCR3 é um alvo importante e o antagonismo de CCR3 é provável de ser eficaz no tratamento de distúrbios e doenças inflamatórias, eosinofílicas, imunorreguladoras e distúrbios e doenças infecciosos (Wegmann, Am J Respir Célula Mol Biol., 36(1):61-67 (2007); Fryer J Clin Invest., 116(1):228-236 (2006); De Lucca, Curr Opin Drug Discov Devei., 9(4):516-524 (2006)
Os compostos do pedido do momento são úties para preparação de um medicamento para a prevenção e/ou tratamento de doenças em que a atividade de um receptor CCR3 está envolvida. É preferida a preparação de um medicamento para a prevenção e/ou tratamento de uma ampla variedade de distúrbios e doenças inflamatórias, infecciosas, e imunorreguladoras das queixas respiratórias ou gastrointestinais, como também doenças inflamatórias das juntas e ou doenças alérgicas de nasofaringe, olhos, e pele, incluindo asma e doenças alérgicas, doenças eosinofílicas, infecção por micróbios patogênicos (que, por definição, inclui vírus), como também patologias autoimunes como artritite reumatoide e aterosclerose.
O problema subjacente à presente invenção foi a provisão de novos antagonistas de CCR3 preferidos, com efeitos colateriais reduzidos. Descobriu-se, surpreendentemente, que piperidinas substituídas de fórmula 1 são altamente apropriadas como antagonistas de CCR3, tendo menos efeitos colaterais, por exemplo, inibição de transportadores de absorção de norepinefrina (NET), dopamina (DAT) ou serotonina (5-HTT), como descrito por Watson PS, Bioorg Med Chem Lett., 16(21):5695-5699 (2006), ou inibi
5/168 ção de 5HT2A, 5HT2C ou receptores de Dopamina D2 como descrito por De Lucca, J Med Chem., 48(6):2194-2211(2005), ou inibição do canal de hERG como descrito por De Lucca, Curr Opin Drug Discov Devei., 9(4):516-524 (2006), ou inibição do receptor adrenérgico alfalB.
DESCRIÇÃO DETALHADA DA INVENÇÃO
A modalidade da presente invenção são compostos de fórmula
1, em que

A é CH2, O ou N-C1-6-alquila;
R1 é selecionado de • NHR1.1, NMeR1.1;
• NHR1.2, NMeR1.2;
• NHCH2-R1.3;
• NH-C3-6-cicloalquila, enquanto que opcionalmente um átomo de carbono é substituído por um átomo de nitrogênio, enquanto que o anel é opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, O-C1-6-alquila, NHSO2-fenila, NHCONH-fenila, halogênio, CN, SO2-C1-6-alquila, COO-C1-6-alquila;
• Um anel C9 ou 10-bicíclico, enquanto que um ou dois átomos de carbono são substituídos por átomos de nitrogênio e o sistema de anel é ligado através de um átomo de nitrogênio para a estrutura básica de fórmula 1, e enquanto que o sistema de anel é opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, COO-C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, NO2, halogênio, CN, NHSO2-C1-6-alquila, metóxi-fenila;
• um grupo selecionado a partir de NHCH(piridinil)CH2COO-C1-6-alquila, NHCH(CH2O-C1-6-alquil)-benzoimidazolila, opcionalmente substituído com halogênio ou CN;
6/168 • ou 1-aminociclopentila, opcionalmente substituído com metil-oxadiazol
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila, C2-6-alquinila, C1-6-haloalquila, C1-6-alquileno-OH, C2-6-alquenileno-OH, C2-6-alquinileno-OH, CH2CON(C1-6-alquila)2, CH2NHCONH-C3-6-cicloalquila, CN, CO-piridinila, CONR1.1.1R1.1.2, COO-C1-6-alquila, N(SO2-C1-6-alquil)(CH2CON(C1-4-alquila)2) O-C1-6-alquila, O-piridinila, SO2-C1-6-alquila, SO2-C1-6-alquilen-OH, SO2-C3-6-cicloalquila, SO2-piperidinila, SO2NH-C1-6-alquila, SO2N(C1-6-alquila)2, halogênio, CN, CO-morfolinila, CH2-piridinila, ou um anel heterocíclico opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, NHC1-6-alquila e =0;
R1.1.1 H, C1-6-alquila, C3-6-cicloalquila, C1-6-haloalquila, CH2CON(C1-6-alquila)2, CH2CO-azetindinila, C1-6-alquilen-C3-6-cicloalquila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, C1-6-alquilen-OH ou tiadiazolila, opcionalmente substituído com C1-6-alquila;
R1.1.2 H, C1-6-alquila, SO2C1-6-alquila;
ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um N ou O, substituindo a átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C1-4-alquileno-OH, OH, =O;
ou
R1.1 é fenila, em que dois resíduos adjacentes estão juntos formando um anel carbocíclico aromático ou não aromático de cinco ou seis elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, S, ou SO2, substituindo um átomo de carbono do anel, em que o anel é opcionalmente substituído com C1-4-alquila ou =0;
R1.2 é selecionado de • heteroarila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila,
7/168
C2-6-alquinila, C3-6-cicloalquila, CH2COO-C1-6-alquila, CONR1.2.1R1.2.2, COR1.2.3, COO-C1-6-alquila, CONH2, O-C1-6-alquila, halogênio, CN, SO2N(C1-6-alquila)2 ou heteroarila opcionalmente substituída com urn ou dois resíduos selecionados do grupo consistindo em C1-6-alquila;
• heteroarila, opcionalmente substituída com um anel carbocíclico não aromático de cinco- ou seis- elementos contendo, independentemente um do outro, dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;
• um anel bicíclico C9 or 10- aromático ou não aromático, enquanto que um ou dois átomos de carbono são substituídos por N, O ou S, cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em N(C1-6-alquila)2, CONH-C1-6-alquila, =0;
• um anel não aromático heterocíclico, opcionalmente substituído com piridinila;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCO-C1-6-alquila,
R1.2.1 H, C1-6-alquila, C1-6-alquileno-C3-6-cicloalquila, C1-4-alquileno-fenila, C1-4-alquileno-furanila, C3-6-cicloalquila, C1-4-alquileno-O-C1-4-alquila, C1-6-haloalquila ou um anel não aromático carbocíclico de cinco- ou seis- elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel, opcionalmente substituído com 4-ciclopropilmetil-piperazinila
R1.2.2 H, C1-6-alquila;
R1.2.3 um anel não aromático carbocíclico de cinco- ou seiselementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;
R1.3é selecionado de fenila, heteroarila ou indolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C3-6-cicloalquila, O-C1-6-alquila, O-C1-6-haloalquila, fenila, heteroarila;
R2 é selecionado do grupo consistindo em C1-6-alquilenofenila, C1-6-alquileno-naftila, e C1-6-alquileno-heteroarila; cada um opcional
8/168 mente substituído com um, dois ou três resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, O-C1-6-háloalquila, halogênio;
R3 é H, C1 -6-alquila;
R4 é H, C1-6-alquila;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou N-C1-4-alquila;
R1 é selecionado de • NHR1.1, NMeR1.1;
• NHR1.2, NMeR1.2;
• NHCH2-R1.3;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila, C2-6-alquinila, C1-6-haloalquila, C1-6-alquileno-OH, C2-6-alquenileno-OH, C2-6-alquinileno-OH, CH2CON(C1 -6-alquila)2, CH2NHCONH-C3-6-cicloalquila, CN, CO-piridinila, CONR1.1.1R1.1.2, COO-C1-6-alquila, N(SO2-C1-6-alquil)(CH2CON(C1-4-alquila)2) O-C1 -6-alquila, O-piridinila, SO2-C1 -6-alquila, SO2-C1-6-alquilen-OH, SO2-C3-6-cicloalquila,
SO2-piperidinila, SO2NH-C1-6-alquila, SO2N(C1-6-alquila)2, halogênio, CN, CO-morfolinila, CH2-piridinila ou um anel heterocíclico opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, NHC1-6-alquila, =0;
R1.1.1 H, C1-6-alquila, C3-6-cicloalquila, C1-6-haloalquila, CH2CON(C1-6-alquila)2, CH2CO-azetindinila, C1-6-alquilen-C3-6-cicloalquila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, C1-6-alquilen-OH ou tiadiazolila, opcionalmente substituído com C1-6-alquila;
R1.1.2 H, C1-6-alquila, SO2C1-6-alquila;
ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco- ou seis- elementos, opcionalmente contendo um N ou O, substituindo um átomo de carbono do anel, opcionalmente substituído com
9/168 um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C1-4-alquileno-OH, OH, =O;
ou
R1.1 é fenila, em que dois resíduos adjacentes estão juntos formando um anel aromático ou não aromático carbocíclico de cinco- ou seis- elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, S, ou SO2, substituindo um átomo de carbono do anel, em que o anel é opcionalmente substituído com C1-4-alquila ou =0;
R1.2 é selecionado de • heteroarila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila, C2-6-alquinila, C3-6-cicloalquila, CH2COO-C1-6-alquila, CONR1.2.1R1.2.2, COR1.2.3, COO-C1-6-alquila, CONH2, O-C1-6-alquila, halogênio, CN, SO2N(C1-4-alquila)2 ou heteroarila opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila;
• heteroarila, opcionalmente substituída com um anel não aromático carbocíclico de cinco- ou seis- elementos contendo, independentemente um do outro, dois N, O, S, ou SO2, substituído um átomo de carbono do anel;
R1.2.1 H, C1-6-alquila, C1-6-alquileno-C3-6-cicloalquila, C1-4-alquileno-fenila, C1-4-alquileno-furanila, C3-6-cicloalquila, C1-4-alquileno-O-C1-4-alquila, C1-6-haloalquila ou um anel não aromático carbocíclico de cinco- ou seis- elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel, opcionalmente substituído com 4-ciclopropilmetil-piperazinila
R1.2.2 H, C1-6-alquila;
R1.2.3 um anel não aromático carbocíclico de cinco- ou seiselementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;
R1.3 é selecionado de fenila, heteroarila ou indolila, cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C3-6-cicloalquila, O-C1-6-alquila, O-C1-6-há
10/168 loalquila, fenila, heteroarila; preferivelmente R1.3 é selecionado de fenila, pirazolila, isoxazolila, piridinila, pirimidinila, indolila ou oxadiazolila, cada urn opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C3-6-cicloalquila, O-C1-6-alquila, O-C1-6-háloalquila, fenila, pirrolidinila;
R2 é selecionado do grupo consistindo em C1-6-alquilenofenila, C1-6-alquileno-naftila, e C1-6-alquileno-tiofenila; cada um opcionalmente substituído com um, dois ou três resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, O-C1-6-háloalquila, halogênio;
R3 é H, C1-4-alquila;
R4 é H, C1-4-alquila;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou N-C1-4-alquila;
R1 é selecionado de • NHR1.1, NMeR1.1;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila, C2-6-alquinila, C1-6-haloalquila, C1-6-alquileno-OH, C2-6-alquenileno-OH, C2-6-alquinileno-OH, CH2CON(C1-6-alquila)2, CH2NHCONH-C3-6-cicloalquila, CN, CO-piridinila, CONR1.1.1R1.1.2, COO-C1-6-alquila, N(SO2-C1-6-alquil)(CH2CON(C1-4-alquila)2) O-C1-6-alquila, O-piridinila, SO2-C1-6-alquila, SO2-C1-6-alquilen-OH, SO2-C3-6-cicloalquila, SO2-piperidinila, SO2NH-C1-6-alquila, SO2N(C1-6-alquila)2, halogênio, CN, CO-morfolinila, CH2-piridinila, ou um anel heterocíclico opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, NHC1-6-alquila, =0;
R1.1.1 H, C1-6-alquila, C3-6-cicloalquila, C1-6-haloalquila, CH2CON(C1-6-alquila)2, CH2CO-azetindinila, C1-6-alquilen-C3-6-cicloalqui11/168 la, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, C1-6-alquilen-OH ou tiadiazolila, opcionalmente substituído com C1-6-alquila;
R1.1.2 H, C1-6-alquila, SO2C1-6-alquila;
ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco- ou seis- elementos, opcionalmente contendo um N ou O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C1-4-alquileno-OH, OH, =O;
ou
R1.1 é fenila, em que dois resíduos adjacentes estão formando um anel aromático ou não aromático carbocíclico de cinco- ou seis- elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, S, ou SO2, substituindo um átomo de carbono do anel, em que o anel é opcionalmente substituído com C1-4-alquila ou =0;
R2 é selecionado do grupo consistindo em C1-6-alquilenofenila, C1-6-alquileno-naftila, e C1-6-alquileno-tiofenila; cada um opcionalmente substituído com um, dois ou três resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, O-C1-6-haloalquila, halogênio;
R3 é H, C1 -4-alquila;
R4 é H, C1-4-alquila;
ou R3 e R4 juntos estão formando um grupo CH2-CH2.
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou N-C1-4-alquila;
R1 é selecionado de • NHR1.2, NMeR1.2;
R1.2 é selecionado de • heteroarila, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila, C2-6-alquinila, C3-6-cicloalquila, CH2COO-C1-6-alquila, CONR1.2.1R1.2.2,
12/168
COR1.2.3, COO-C1-6-alquila, CONH2, O-C1-6-alquila, halogênio, ON, SO2N(C1-4-alquila)2 ou heteroarila, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila;
• heteroarila, opcionalmente substituída com um anel não aromático carbocíclico de cinco- ou seis- elementos contendo, independentemente um do outro, dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;
• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em N(C1-6-alquila)2, CONH-C1-6-alquila, =0;
• piperidinila, opcionalmente substituída com piridinila;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCO-C1-6-alquila,
R1.2.1 H, C1-6-alquila, C1-6-alquileno-C3-6-cicloalquila, C1-4-alquileno-fenila, C1-4-alquileno-furanila, C3-6-cicloalquila, C1-4-alquileno-O-C1-4-alquila, C1-6-haloalquila ou um anel não aromático carbocíclico de cinco ou seis elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel, opcionalmente substituído com 4-ciclopropilmetil-piperazinila
R1.2.2 H, 01-6-alquila;
R1.2.3 um anel não aromático carbocíclico de cinco ou seis elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;
R2 é selecionado do grupo consistindo em C1-6-alquilenofenila, C1-6-alquileno-naftila, e C1-6-alquileno-tiofenila; cada um opcionalmente substituído com um, dois ou três resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, O-C1-6-haloalquila, halogênio;
R3 é H, C1-4-alquila;
R4 é H, 01 -4-alquila;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
13/168
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou N-C1-4-alquila;
R1 é selecionado de • NHR1.2, NMeR1.2;
R1.2 é selecionado de • heteroarila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila, C2-6-alquinila, C3-6-cicloalquila, CH2COO-C1-6-alquila, CONR1.2.1R1.2.2, COR1.2.3, COO-C1-6-alquila, CONH2, O-C1-6-alquila, halogênio, CN, SO2N(C1-4-alquila)2 ou heteroarila opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1 -6-alquila;
• heteroarila, opcionalmente substituída com um anel não aromático carbocíclico de cinco ou seis elementos contendo, independentemente um do outro, dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;
R1.2.1 H, C1-6-alquila, C1-6-alquileno-C3-6-cicloalquila, C1-4-alquileno-fenila, C1-4-alquileno-furanila, C3-6-cicloalquila, C1-4-alquileno-O-C1-4-alquila, C1-6-haloalquila ou um anel não aromático carbocíclico de cinco ou seis elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel, opcionalmente substituído com 4-ciclopropilmetil-piperazinila
R1.2.2 H, C1-6-alquila;
R1.2.3 um anel não aromático carbocíclico de cinco ou seis elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;
R2 é selecionado do grupo consistindo em C1-6-alquilenofenila, C1-6-alquileno-naftila, e C1-6-alquileno-tiofenila; cada uma opcionalmente substituída com um, dois ou três resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, O-C1-6-háloalquila, halogênio;
R3 é H, C1-4-alquila;
14/168
R4 é H, C1-4-alquila;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou N-C1-4-alquila;
R1 é selecionado de • NHCH2-R1.3;
R1.3é selecionado de fenila, pirazolila, isoxazolila, piridinila, pirimidinila, indolila ou oxadiazolila, cada opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C3-6-cicloalquila, O-C1-6-alquila, O-C1-6-haloalquila, fenila, pirrolidinila;
R2 é selecionado do grupo consistindo em C1-6-alquilenofenila, C1-6-alquileno-naftila, e C1-6-alquileno-tiofenila; cada um opcionalmente substituído com um, dois ou três resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, O-C1-6-háloalquila, halogênio;
R3 é H, C1-4-alquila;
R4 é H, C1-4-alquila;
ou R3 e R4 juntos estão formando um grupo CH2-CH2.
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O or N-C1-4-alquila;
R1 é selecionado de • NHR1.1, NMeR1.1;
• NHR1.2, NMeR1.2;
• NHCH2-R1.3;
• NH-C3-6-cicloalquila, enquanto que opcionalmente um átomo de carbono é substituído por um átomo de nitrogênio, enquanto que o anel é opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, O-C1-6-alquila, NHSO2-fenila, NHCONH-fenila, halogênio, CN, SO2-C1-6-alquila, COO-C1-6-alquila;
15/168 • um anel C9 ou 10-bicíclico, enquanto que um ou dois átomos de carbono são substituídos pelos átomos de nitrogênio, e o sistema de anel é ligado através de um átomo de nitrogênio para a estrutura básica de fórmula 1 e enquanto que o sistema de anel é opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, COO-C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, NO2, halogênio, CN, NHSO2-C1-6-alquila, m-metoxifenila;
• um grupo selecionado de NHCH(piridinil)CH2COO-C1-6-alquila, NHCH(CH2O-C1-6-alquil)-benzoimidazolila, opcionalmente substituído com Cl;
• ou 1-aminociclopentila, opcionalmente substituído com metil-oxadiazolial;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, CH2CON(C1-6-alquila)2, CH2NHCONH-C3-6-cicloalquila, CN, CONR1.1.1R1.1.2, COO-C1-6-alquila, O-C1-6-alquila, SO2-C1-6-alquila, SO2-C1-6-alquilen-OH, SO2-C3-6-cicloalquila, SO2-piperidinila, SO2NH-C1-6-alquila, SO2N(C1-6-alquila)2, halogênio, CN, CO-morfolinila, CH2-piridinila ou um anel heterocíclico opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, NHC1-6-alquila, =0;
R1.1.1 H, C1-6-alquila, C3-6-cicloalquila, C1-6-haloalquila, CH2CON(C1-6-alquila)2, CH2CO-azetindinila, C1-6-alquilen-C3-6-cicloalquila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, C1-6-alquilen-OH ou tiadiazolila, opcionalmente substituído com C1-6-alquila;
R1.1.2 H, C1-6-alquila, SO2C1-6-alquila;
ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OH
R1.2 é selecionado de
16/168 • heteroarila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C3-6-cicloalquila, CH2COO-C1-6-alquila, CONR1.2.1 R1.2.2, COO-C1-6-alquila, CONH2, O-C1-6-alquila, halogênio, CN, CO-pirrolidinila, CO-morfolinila ou heteroarila opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila;
• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em N(C1-6-alquila)2, CONH-C1-6-alquila, =0;
• piperidinila, opcionalmente substituída com piridinila;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCO-C1-6-alquila,
R1.2.1 H, C1-6-alquila;
R1.2.2 H, C1-6-alquila;
R1.3é selecionado de fenila, pirazolila, isoxazolila, pirimidinila, indolila ou oxadiazolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C3-6-cicloalquila, O-C1-6-alquila, O-C1-6-haloalquila;
R2 é selecionado de C1-6-alquileno-fenila ou C1-6-alquileno-naftila, ambos opcionalmente substituídos com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, O-C1-6-haloalquila, halogênio; ou CH2-tiofenila, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em halogênio;
R3 é H, C1-4-alquila;
R4 é H, C1 -4-alquila;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de
17/168 • NHR1.1, NMeR1.1;
• NHR1.2, NMeR1.2;
• NHCH2-R1.3;
• NH-ciclo-hexila, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, NHSO2-fenila, NHCONH-fenila, halogênio;
• NH-pirrolidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em SO2-C1-4-alquila, COO-C1-4-alquila;
• piperidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NHSO2-C1-4-alquila, m-metoxifenila;
• di-hidro-indolila, di-hidro-isoindolila, tetra-hidro-quinolinila ou tetra-hidro-isoquinolinila, opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, COO-C1-4-alquila, C1-4-haloalquila, O-C1-4-alquila, NO2, halogênio;
• um grupo selecionado de NHCH(piridinil)CH2COO-C1-4-alquila, NHCH(CH2O-C1-4-alquil)-benzoimidazolila, opcionalmente substituído com Cl;
• ou 1-aminociclopentila, opcionalmente substituída com metil-oxadiazolila;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, C1-4-háloalquila, CH2CON(C1-4-alquila)2, CH2NHCONH-C3-6-cicloalquila, CN, CONR1.1.1R1.1.2, COO-C1-4-alquila, O-C1-4-alquila, SO2-C1-4-alquila, SO2-C1-4-alquilen-OH, SO2-C3-6-cicloalquila, SO2-piperidinila, SO2NH-C1-4-alquila, SO2N(C1-4-alquila)2, halogênio, CO-morfolinila, CH2-piridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, piridinila, pirimidinila, cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, NHC1-4-alquila, =0;
18/168
R1.1.1 H, C1 -6-alquila, C3-6-cicloalquila, C1-4-haloalquila, CH2CON(C1-4-alquila)2, CH2CO-azetindinila, C1-4-alquilen-C3-6-cicloalquila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, C1-4-alquilen-OH ou tiadiazolila, opcionalmente substituída com C1-4-alquila;
R1.1.2 H, C1-4-alquila, SO2C1-4-alquila;
ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OH
R1.2 é selecionado de • piridinila, piridazinila, pirrolila, pirazolila, isoxazolila, tiazolila, tiadiazolila, opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, C3-6-cicloalquila, CH2COO-C1 -4-alquila, CONR1.2.1R1.2.2, COO-C1-4-alquila, CONH2, O-C1-4-alquila, halogênio, CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila;
• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em N(C1-4-alquila)2, CONH-C1-4-alquila, =0;
• piperidinila, opcionalmente substituída com piridinila;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCO-C1-4-alquila,
R1.2.1 H, C1-4-alquila;
R1.2.2 H, C1-4-alquila;
R1.3é selecionado de fenila, pirazolila, isoxazolila, pirimidinila, indolila ou oxadiazolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, C3-6-cicloalquila, O-C1 -4-alquila, O-C1-4-haloalquila;
19/168
R2 é selecionado de C1-6-alquileno-fenila ou C1-6-alquileno-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, C1-4-haloalquila, O-C1-4-haloalquila, halogênio; ou CH2-tiofenila, opcionalmente substituídos com um ou dois resíduos selecionados do grupo consistindo em halogênio;
R3 é H;
R4 é H;
ou R3 e R4 juntos estão formando um grupo CH2-CH2.
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHR1.1, NMeR1.1;
• NHR1.2, NMeR1.2;
• NHCH2-R1.3;
• NH-piperidinila, opcionalmente substituída com piridinila;
• NH-ciclo-hexila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em t-Bu, NHSO2-fenila, NHCONH-fenila, F;
• NH-pirrolidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em SO2Me, COO-t-Bu;
• piperidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NHSO2-n-Bu, m-metoxifenila;
• di-hidro-indolila, di-hidro-isoindolila, tetra-hidro-quinolinila ou tetra-hidro-isoquinolinila, opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em Me, COOMe, CF3, OMe, NO2, F, Br;
• um grupo selecionado de NHCH(piridinil)CH2COOMe, NHCH(CH2OMe)-benzoimidazolila, opcionalmente substituído com Cl;
• ou 1-aminociclopentila, opcionalmente substituída com metil-oxadiazolila;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, t-Bu, CF3,
20/168
CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, S02Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, CO-morfolinila, CH2-piridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, piridinila, pirimidinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =0;
R1.1.1 H, Me, Et, t-Bu, i-Pr, ciclopropila, CH2-i-Pr, CH2-t-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituída com Me;
R1.1.2 H, Me, Et, SO2Me, S02Et ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OH
R1.2 é selecionado de • piridinila, pirrolila, pirazolila, isoxazolila, tiazolila, tiadiazolila, opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, Bu, ciclopropila, CH2COOEt, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada um opcionalmente Me substituído;
• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NMe2, CONHMe, =0;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCOMe,
R1.2.1 H, Me;
R1.2.2 H, Me;
21/168
R1.3é selecionado de fenila, pirazolila, isoxazolila, pirimidinila, indolila ou oxadiazolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, ciclopentila, OMe, OCHF2;
R2 é selecionado de CH2-fenila ou CH2-naftila, ambos opcionalmente substituídos com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et; ou CH2-tiofenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Cl, Br;
R3 é H;
R4 é H;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHR1.1 • NHR1.2,
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, Bu, CF3, CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, S02Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, CO-morfolinila, CH2-piridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, piridinila, pirimidinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =0;
R1.1.1 H, Me, Et, t-Bu, i-Pr, ciclopropila, CH2-i-Pr, CH2-t-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituída com Me;
R1.1.2 H, Me, Et, SO2Me, S02Et
22/168 ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OH
R1.2 é selecionado de • piridinila, pirrolila, pirazolila, isoxazolila, tiazolila, tiadiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, Bu, ciclopropila, CH2COOEt, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada uma opcionalmente Me substituído;
• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro- quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NMe2, CONHMe, =0;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCOMe,
R1.2.1 H, Me;
R1.2.2 H, Me;
R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et
R3 é H;
R4 é H.
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHR1.1, NMeR1.1;
• NHR1.2, NMeR1.2;
• NHCH2-R1.3;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, Bu, CF3,
23/168
CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, SO2Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, CO-morfolinila, CH2-piridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, piridinila, pirimidinila, cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =0;
R1.1.1 H, Me, Et, Pr, Bu, ciclopropila, CH2-Pr, CH2-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolia, opcionalmente substituída com Me;
R1.1.2 H, Me, Et, SO2Me, S02Et ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OH
R1.2 é selecionado de • piridinila, pirrolila, pirazolila, isoxazolila, tiazolila, tiadiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, Bu, ciclopropila, CH2C00Et, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada uma opcionalmente Me substituída;
• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro- quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NMe2, CONHMe, =0;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCOMe,
R1.2.1 H, Me;
R1.2.2 H, Me;
R1.3é selecionado de fenila, pirazolila, isoxazolila, pirimidinila, indolila ou oxadiazolila, cada uma opcionalmente substituída com um ou dois
24/168 resíduos selecionados do grupo consistindo em Me, Et, Pr, ciclopentila, OMe, OCHF2;
R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et; ou CH2-tiofenila, opcionalmente substituídos com um ou dois resíduos selecionados do grupo consistindo em Cl, Br;
R3 é H;
R4 é H;
ou R3 e R4 juntos estão formando um grupo CH2-CH2.
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, OouNMe;
R1 é selecionado de • NHR1.1, NMeR1.1;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, t-Bu, CF3, CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, SO2Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, CO-morfolinila, CH2-piridinila, oi imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, piridinila, pirimidinila, cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =0;
R1.1.1 H, Me, Et, Bu, Pr, ciclopropila, CH2-Pr, CH2-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituído com Me;
R1.1.2 H, Me, Et, SO2Me, S02Et ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um O, subs25/168 tituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OH;
R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et; ou CH2-tiofenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Cl, Br;
R3 é H;
R4 é H;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O or NMe;
R1 é selecionado de • NHR1.1, NMeR1.1;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, t-Bu, CF3, CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, S02Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, CO-morfolinila, CH2-piridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, piridinila, pirimidinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =0;
R1.1.1 H, Me, Et, Bu, Pr, ciclopropila, CH2-Pr, CH2-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituída com Me;
R1.1.2 H, Me, Et, SO2Me, S02Et ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um O, substi26/168 tuindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OH;
R2 é definido como na tabela 1 mostrada abaixo;
R3 é H;
R4 é H;
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHR1.1, NMeR1.1;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, t-Bu, CF3, CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, SO2Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, CO-morfolinila, CH2-piridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, piridinila, pirimidinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =0;
e R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco ou seis elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OH;
R2 é definido como na tabela 1 mostrada abaixo;
R3 é H;
R4 é H;
Outra modalidade da presente invenção são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHR1.1, NMeR1.1;
27/168
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, t-Bu, CF3, CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, F, Cl;
R1.1.1 H, Me, Et, Bu, Pr, ciclopropila, CH2-Pr, CH2-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituído com Me;
R1.1.2 H, Me, Et, SO2Me, SO2Et
R2 é definido como na tabela 1 mostrada abaixo;
R3 é H;
R4 é H;
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHR1.1, NMeR1.1;
R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em SO2Me, SO2CH2CH2OH, S02Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt;
R1.1.1 H, Me, Et, Bu, Pr, ciclopropila, CH2-Pr, CH2-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituída com Me;
R1.1.2 H, Me, Et, SO2Me, S02Et
R2 é definido como na tabela 1 mostrada abaixo;
R3 é H;
R4 é H;
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou NMe;
28/168
R1 é selecionado de • NHR1.1, NMeR1.1;
R1.1 é fenila, opcionalmente substituída com um resíduo selecionado do grupo consistindo em Me, Et, t-Bu, CF3, CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, S02Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, e adicionalmente com um resíduo selecionado do grupo consitindo em CO-morfolinila, CH2-piridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, piridinila, pirimidinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =0;
R1.1.1 H, Me, Et, Bu, Pr, ciclopropila, CH2-Pr, CH2-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituída com Me;
R1.1.2 H, Me, Et, SO2Me, S02Et
R2 é definido como na tabela 1 mostrada abaixo;
R3 é H;
R4 é H;
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHR1.2, NMeR1.2;
R1.2 é selecionado de • piridinila, piridazinila, pirrolila, pirazolila, isoxazolila, tiazolila, tiadiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, Bu, ciclopropila, CH2COOEt, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br CO-pirrolidinila, CO-morfolinil ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada uma opcionalmente Me substituída;
29/168 • benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NMe2, CONHMe, =0;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCOMe,
R1.2.1 H, Me;
R1.2.2 H, Me;
R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et; ou CH2-tiofenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Cl, Br;
R3 é H;
R4 é H;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHR1.2, NMeR1.2;
R1.2 é selecionado de piridinila, piridazinila, pirrolila, pirazolila, isoxazolila, tiazolila, tiadiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, n-Pr, i-Pr, Bu, ciclopropila, CH2COOEt, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada uma opcionalmente Me substituída;
R1.2.1 H, Me;
R1.2.2 H, Me;
R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et; ou CH2-tiofenila, opcio30/168 nalmente substituído com um ou dois resíduos selecionados do grupo consistindo em Cl, Br;
R3 é H;
R4 é H;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NHCH2-R1.3;
R1.3é selecionado de fenila, pirazolila, isoxazolila, pirimidinila, indolila ou oxadiazolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, ciclopentila, OMe, OCHF2;
R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et; ou CH2-tiofenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Cl, Br;
R3 é H;
R4 é H;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou NMe;
R1 é selecionado de • NH-piperidinila, opcionalmente substituída com piridinila;
• NH-ciclo-hexila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em t-Bu, NHSO2-fenila, NHCONH-fenila, F;
• NH-pirrolidinila, opcionalmente substituída com um ou dois resíduos selecionados do consistindo em SO2Me, COO-t-Bu;
31/168 • piperidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NHSO2-n-Bu, m-metoxifenila;
• di-hidro-indolila, di-hidro-isoindolila, tetra-hidro-quinolinila ou tetra-hidro-isoquinolinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, COOMe, CF3, OMe, NO2, F, Br;
• um grupo selecionado de NHCH(piridinil)CH2COOMe, NHCH(CH2OMe)-benzoimidazolila, opcionalmente substituído com Cl;
• ou 1-aminociclopentila, opcionalmente substituída com Metil-Oxadiazolila;
R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et; ou CH2-tiofenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Cl, Br;
R3 é H;
R4 é H;
ou R3 e R4 juntos estão formando um grupo CH2-CH2 .
Outra modalidade da presente invenção, são compostos de fórmula 1, em que A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é e R1.2 é selecionado de • piridinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, i-Pr, n-Bu, ciclopropila, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada um opcionalmente Me substituído;
• pirrolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, COOMe, COOEt;
• pirazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, ciclopropila, COOEt, CO-pirrolidinila;
32/168 • isoxazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em t-Bu, COOEt;
• tiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, n-Pr, i-Pr, Bu, COOMe, COOEt, CH2COOEt, CONR1.2.1R1.2.2;
• tiadiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em COOEt;
• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NMe2, CONHMe, =O;
• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCOMe, e
R1.2.1 éHouMe;
R1.2.2 éHouMe.
Outra modalidade da presente invenção, são compostos de fórmula 1, em que
A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é e R1.2 é selecionado de • piridinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, i-Pr, n-Bu, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br;
• pirrolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, COOMe, COOEt;
• pirazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, ciclopropila, COOEt, CO-pirrolidinila;
• isoxazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em t-Bu, COOEt;
33/168 • tiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, n-Pr, i-Pr, Bu, COOMe, COOEt, CONR1.2.1 R1.2.2;
• tiadiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em COOEt;
• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NMe2, CONHMe, =0;
e
R1.2.1 é H ou Me;
R1.2.2 é H ou Me.
Outra modalidade da presente invenção, são compostos de fórmula 1, em que • A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é H; R1.2 é piridinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, i-Pr, n-Bu, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br; R1.2.1 é H ou Me e R1.2.2 é H ou Me.
• A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é H; R1.2 é pirrolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, COOMe, COOEt; R1.2.1 é H ou Me e R1.2.2éHou Me.
• A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é H; R1.2 é pirazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, ciclopropila, COOEt, CO-pirrolidinila; R1.2.1 é H ou Me e R1.2.2 é H ou Me.
• A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é H; R1.2 é isoxazolila, opcionalmente substituída com um ou dois resíduos seleciona-
34/168 dos do grupo consistindo em t-Bu, COOE; R1.2.1 é H ou Me e R1.2.2 é H ou Me.
• A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é H; R1.2 é tiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, n-Pr, i-Pr, Bu, COOMe, COOEt, CONR1.2.1R1.2.2; ; R1.2.1 is H ou Me e R1.2.2 é H ou Me.
• A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é H; R1.2 é tiadiazolila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em COOEt; R1.2.1 é H ou Me e R1.2.2 é H ou Me.
• A é CH2, O ou NMe, R1 é selecionado de NHR1.2, NMeR1.2; R2 é definido como na tabela 1 mostrada abaixo; R3 é H; R4 é H; R1.2 é benzotiazolila, indazolila, di-hidro-indolila, indanila, tetra-hidro-quinolinila, cada opcionalmente substituída com um ou dois resíduos selecionados grupo consistindo em NMe2, CONHMe, =O; R1.2.1 é H ou Me e R1.2.2 é H ou Me.
Outra modalidade da presente invenção são compostos de fórmula 1, em que todos os grupos são definidos como acima exceto R1.3 é selecionado de • fenila, opcionalmente substituída com OCHF2;
• pirazolila, opcionalmente substituída com Me or Et;
• isoxazolila, opcionalmente substituída com Pr;
• pirimidinila, opcionalmente substituída com dois OMe;
• indolila;
• oxadiazolila, opcionalmente substituída com ciclopentila.
Outra modalidade da presente invenção, são compostos de fórmula 1, em que todos os grupos são definidos como acima exceto A que é CH2.
Outra modalidade da presente invenção, são compostos de fórmula 1, em que todos grupos são definidos como acima exceto A que é O.
35/168
Outra modalidade da presente invenção, são compostos de fórmula 1, em que todos os grupos são definidos como acima exceto A que é NMe.
Outra modalidade da presente invenção, são compostos de fór5 mula 1, em que
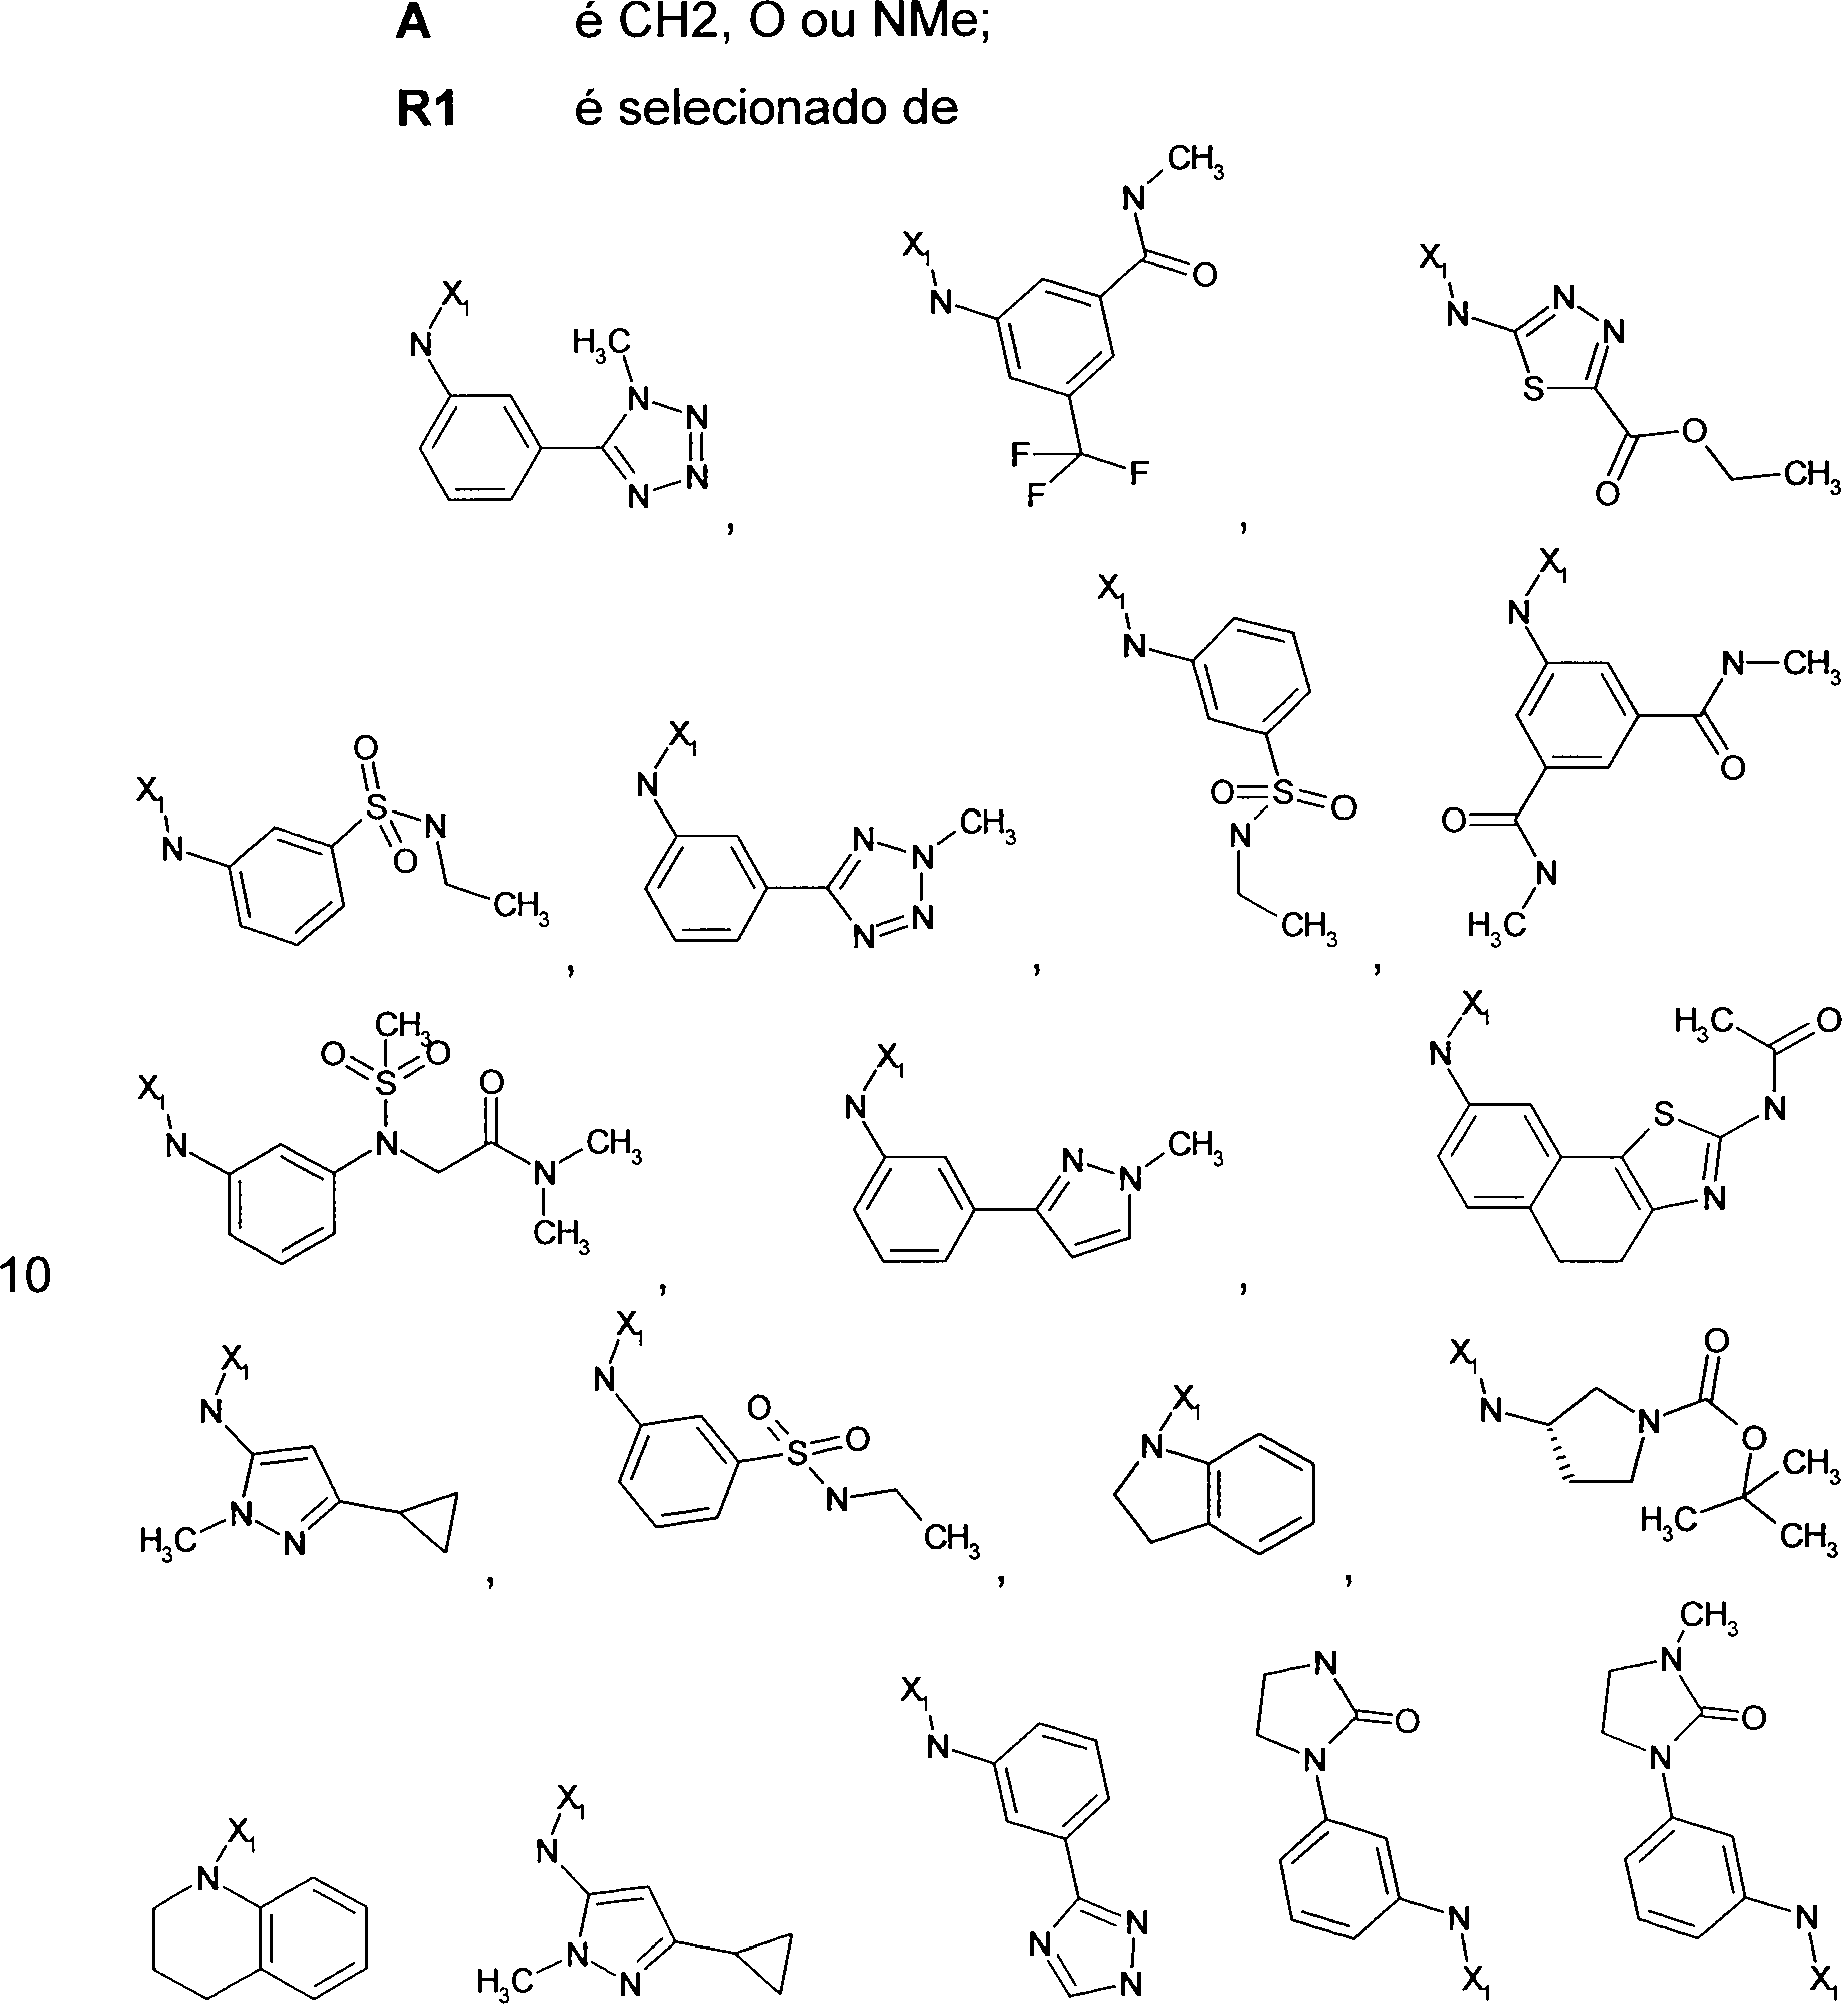
36/168

37/168

38/168
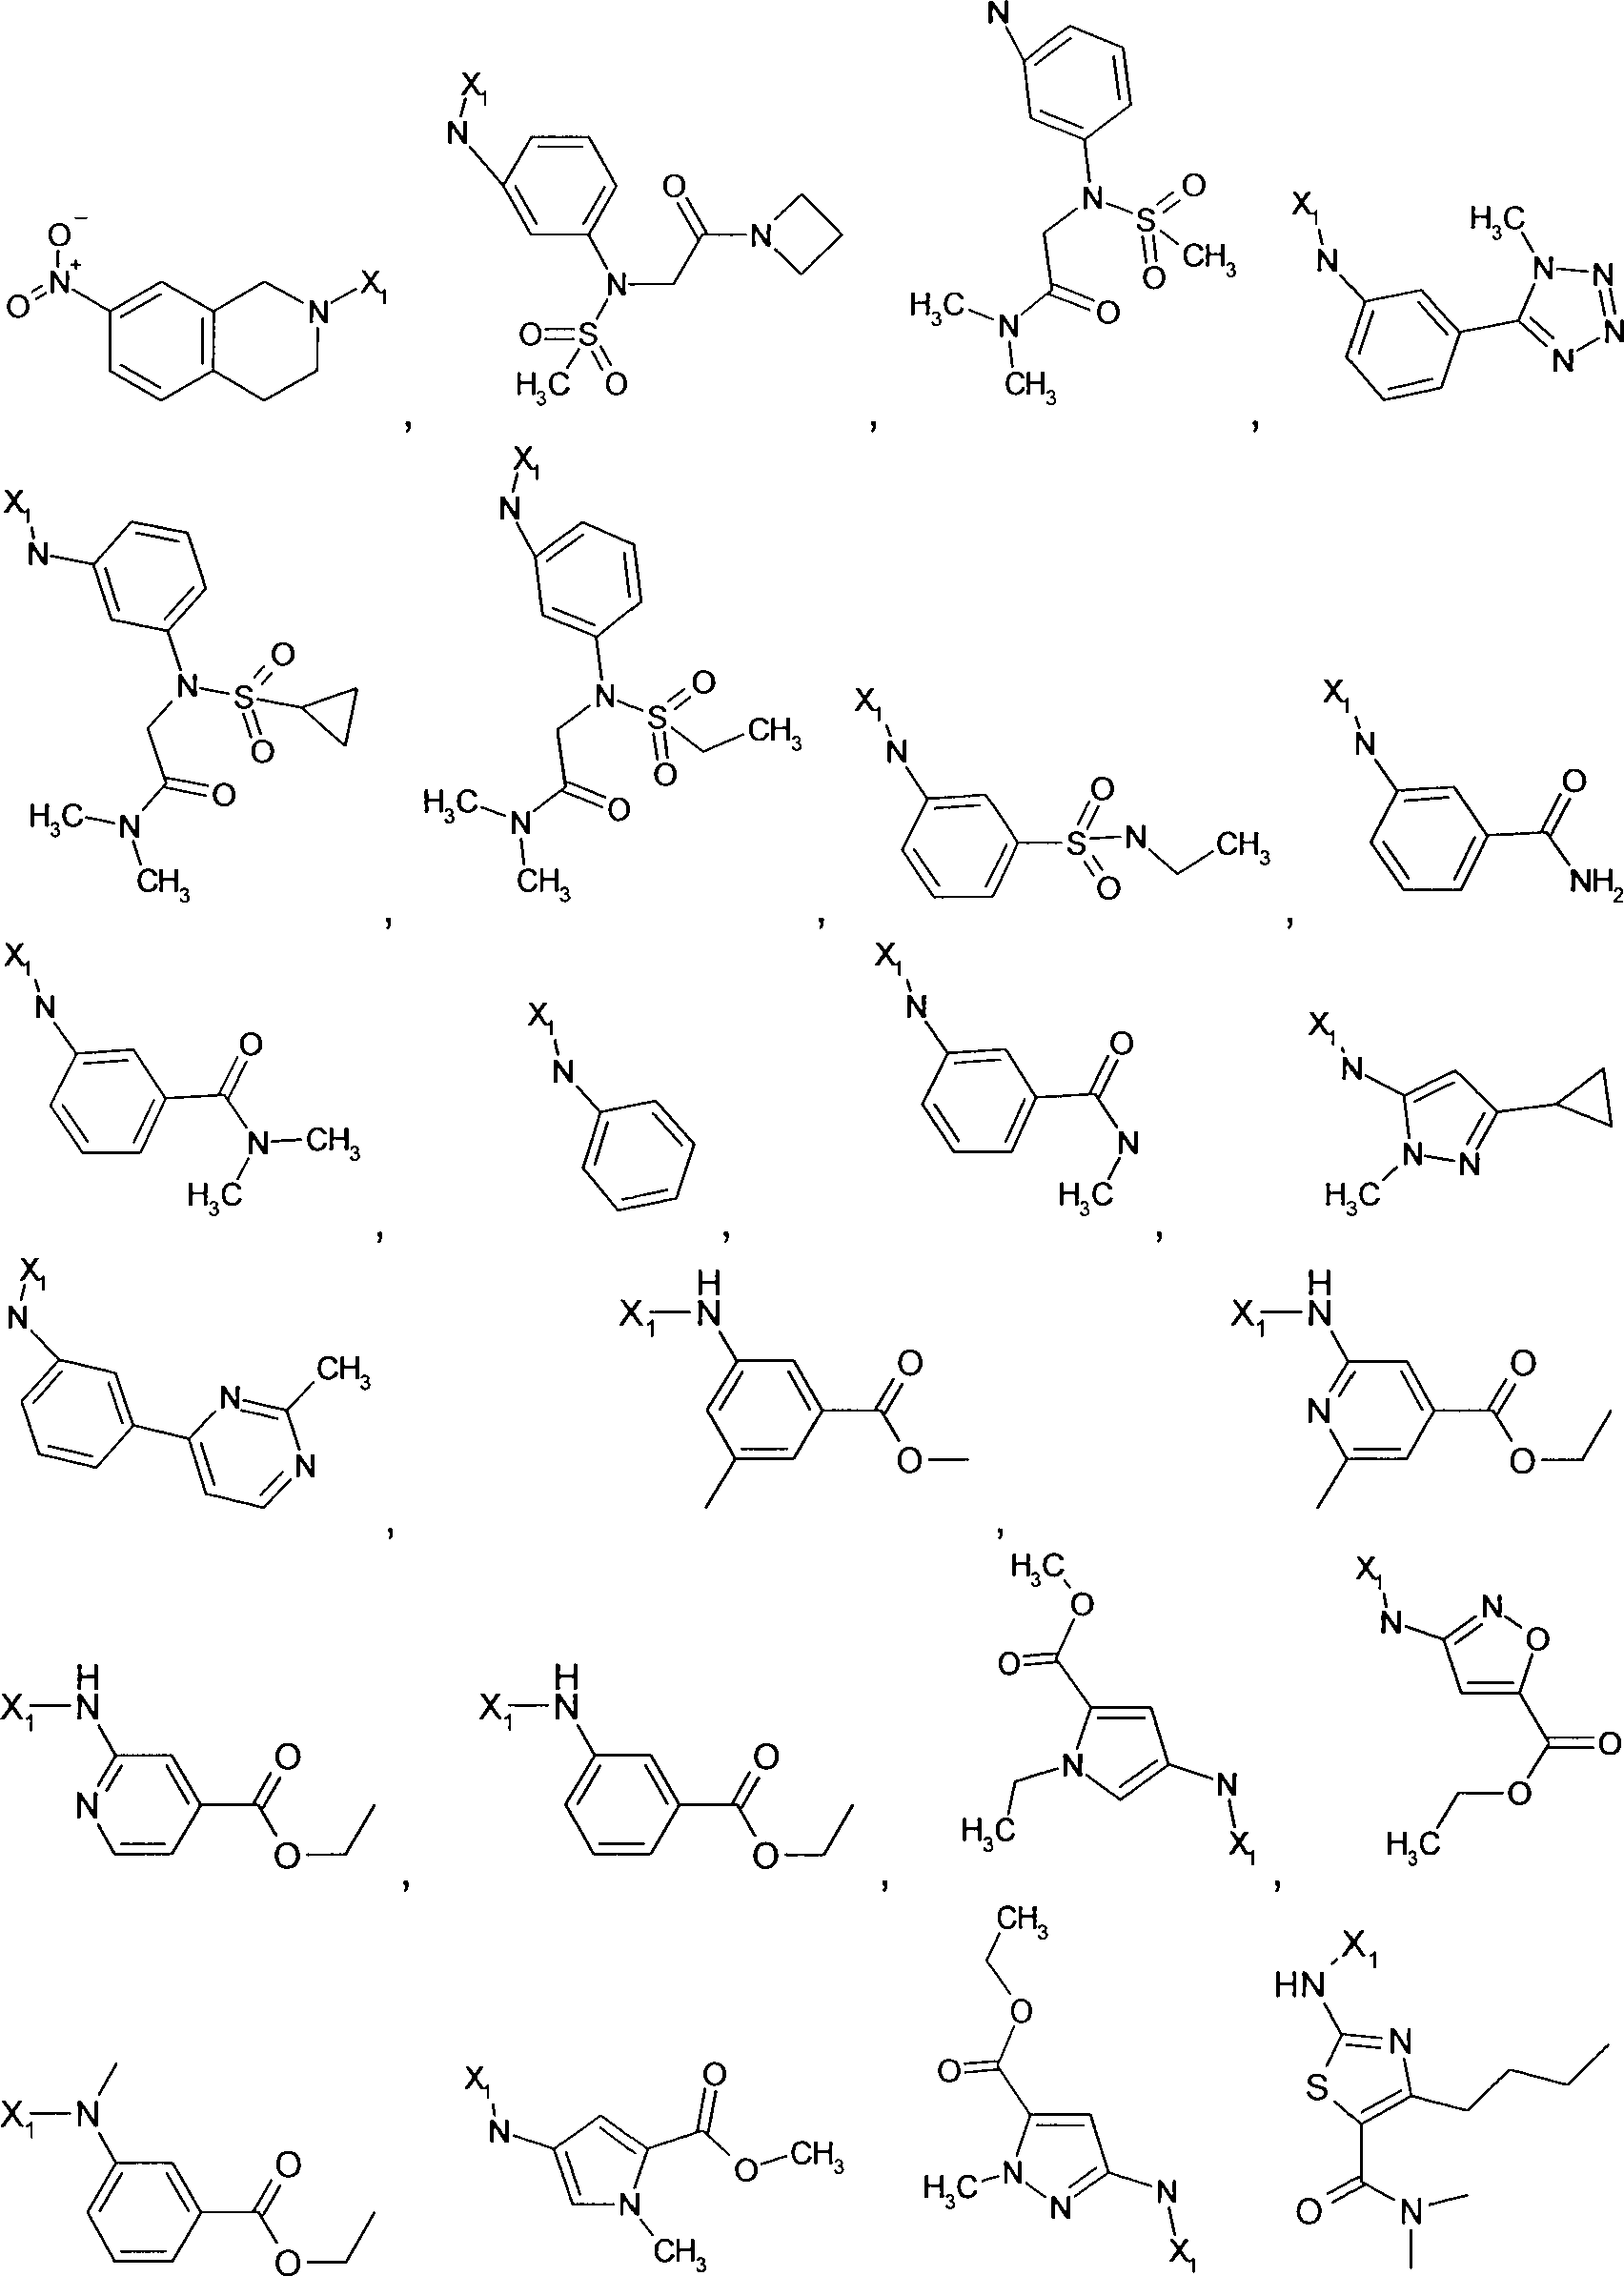
39/168

40/168

41/168

42/168

43/168

44/168
Outra modalidade da presente invenção, são compostos de fórmula 1, em que A é definido como acima; R3 é H; R4 é H; e R2 é definido como na tabela 1 mostrada abaixo; e R1 é selecionado de

45/168

46/168

47/168


48/168

mula 1, em que A é definido como acima; R3 é H; R4 é H; e R2 é definido como na tabela 1 mostrada abaixo; e R1 é selecionado de
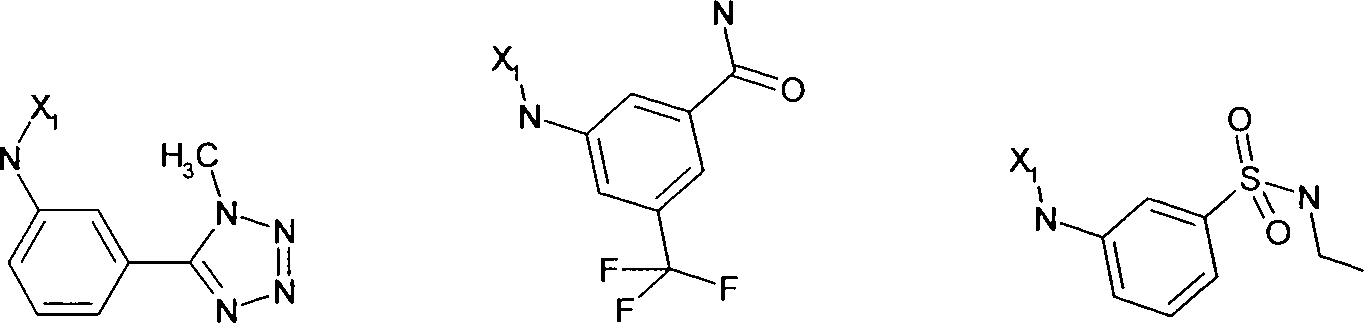


49/168

50/168

ο
51/168

52/168
Outra modalidade da presente invenção, são compostos de fórmula 1, em que A é definido como acima; R3 é H; R4 é H; e R2 é definido como na tabela 1 mostrada abaixo; R1 é selecionado de
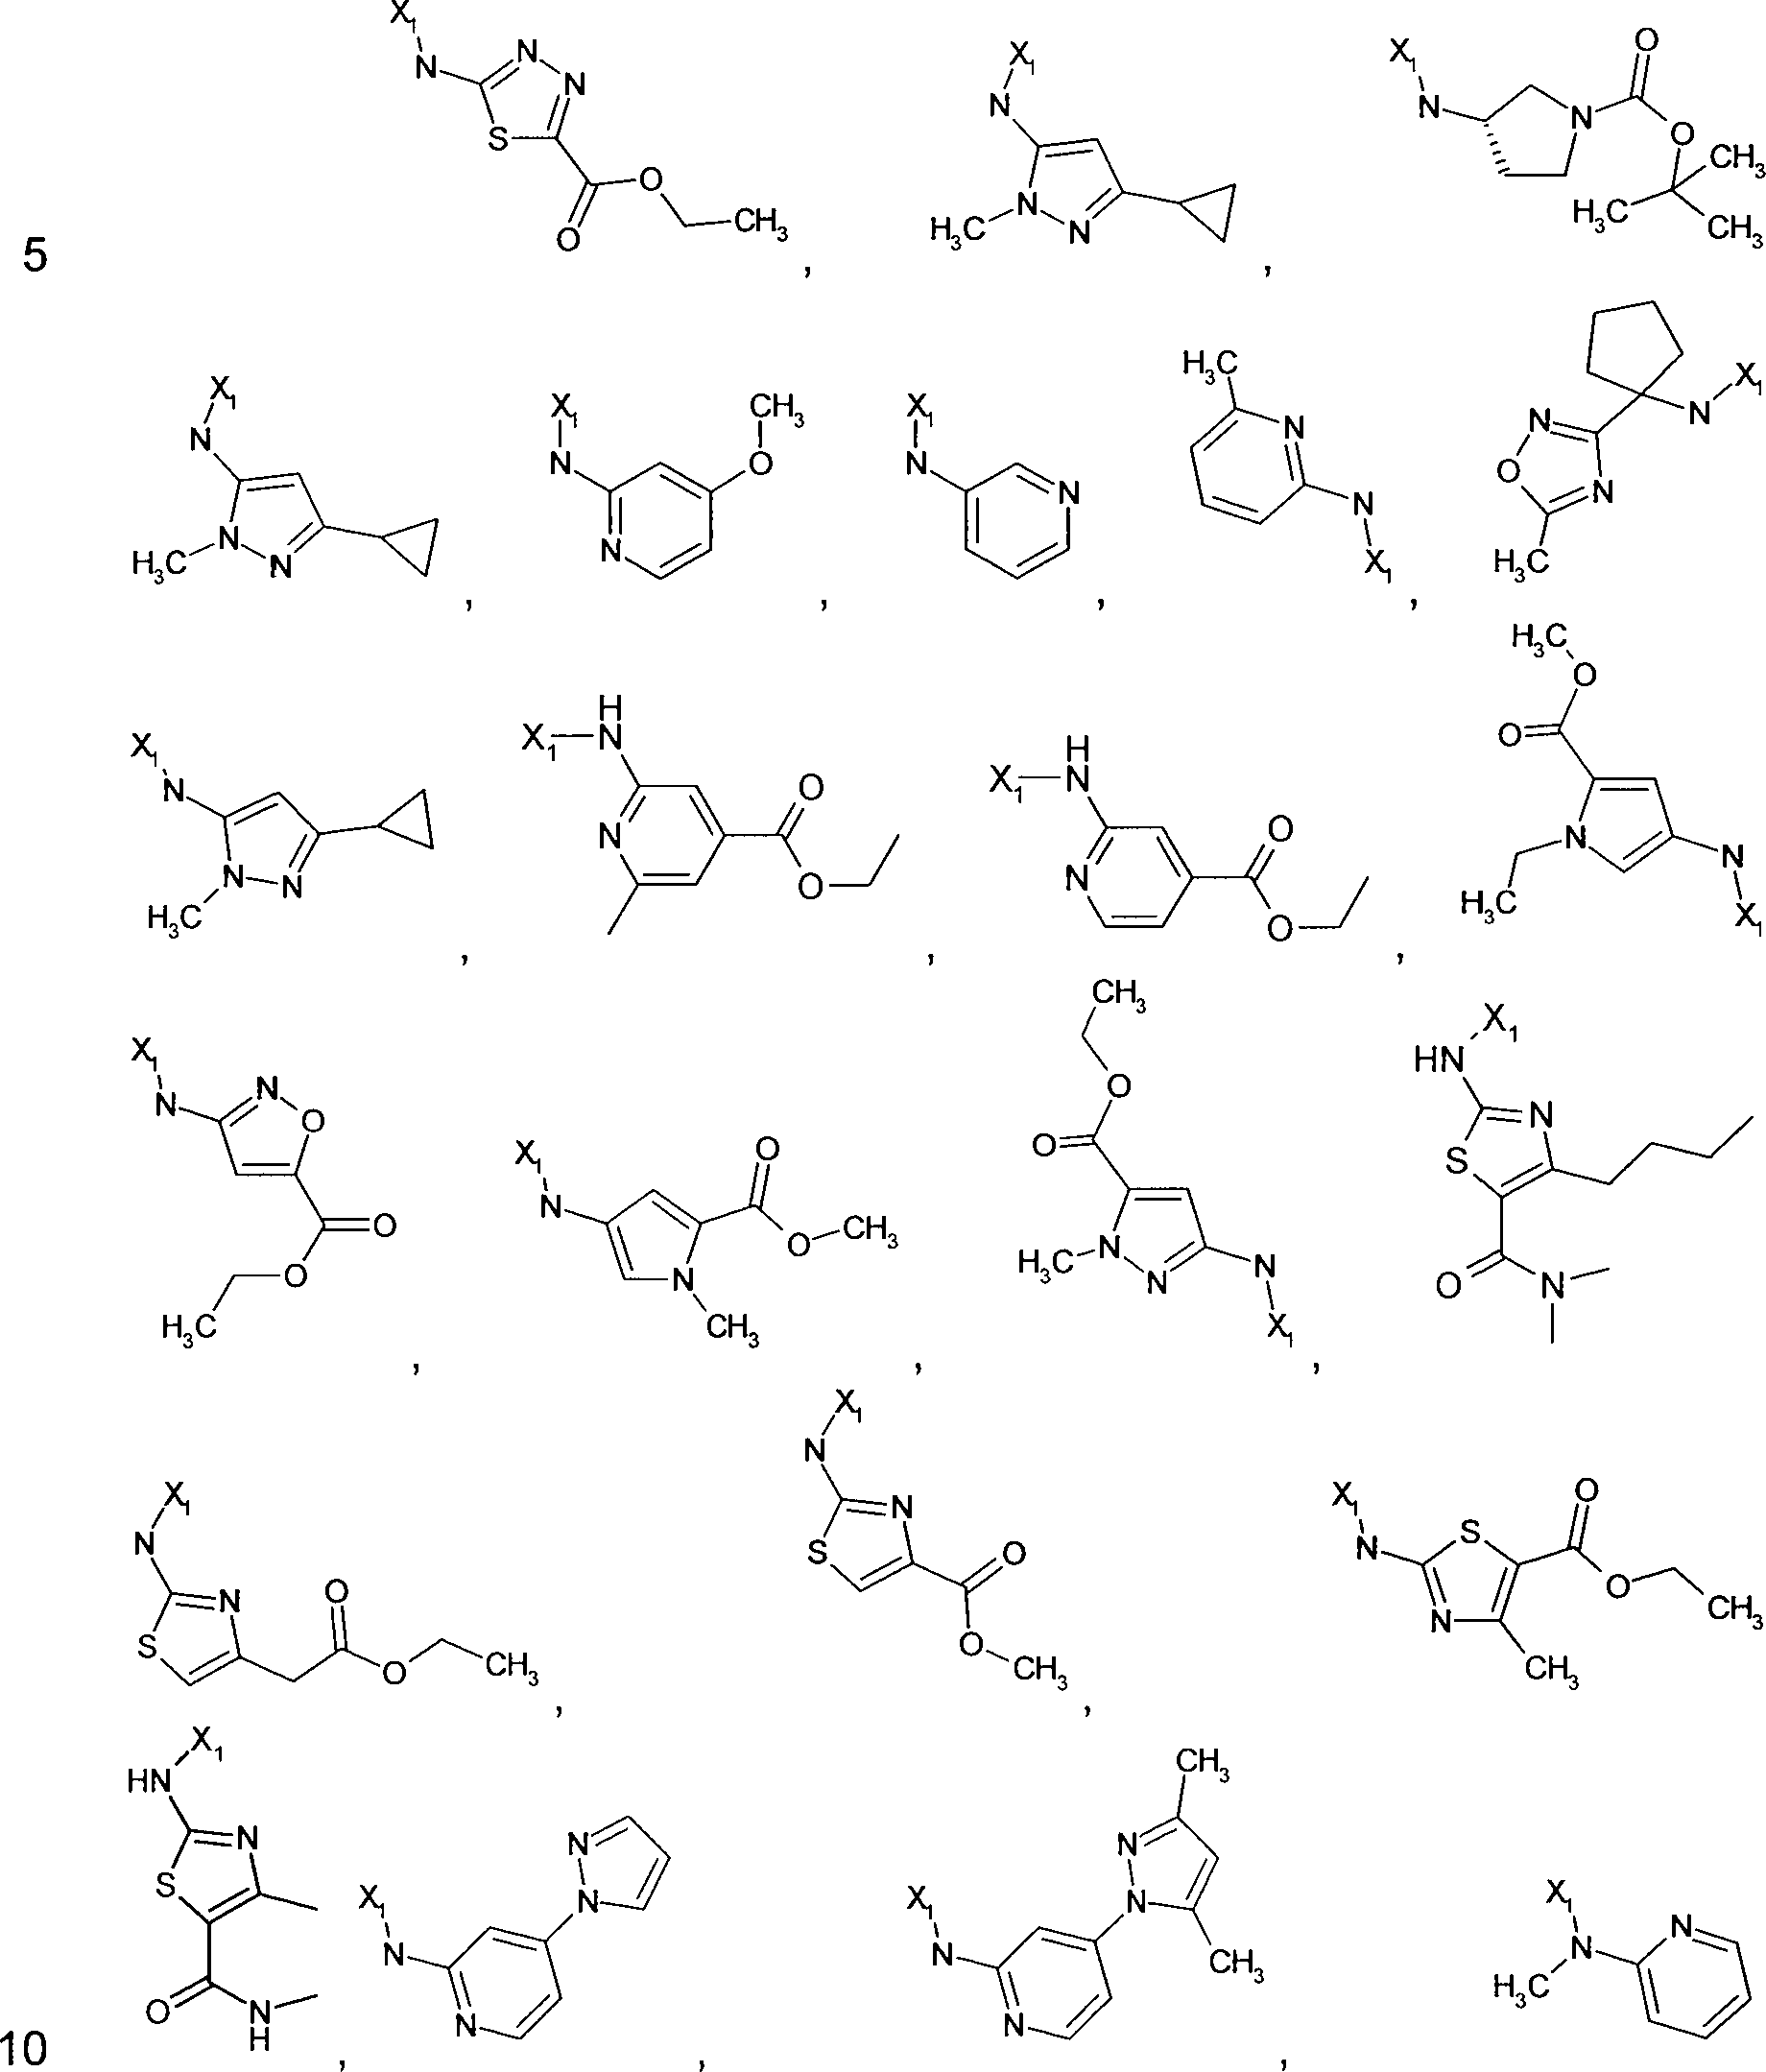
53/168

54/168

Outra modalidade da presente invenção, são compostos de fórmula 1, em que A é definido como acima; R3 é H; R4 é H; e R2 é definido 5 como na tabela 1 mostrada abaixo; R1 é selecionado de

55/168

Tabela 1: R2 é definido como nos grupos mostrados abaixo nas definições 1 a 4:
56/168
| Definição 1 | 'Y;rf W -.......cí°Y F \ \ X'CÍ' JO1 ...θ' Br |
| Definição 2 | cr/ :o-f V' V ο/' Á- CH3 Br |
| Definição 3 | l·2 Vs / Br^ ' Cl \^S |
| Definição 4 | X, x2 cc.oo. |
| Definição 5 | f2 Λ j |
| Definição 6 | Ύ T Cl^^^ |
57/168
| Definição 7 | f^V Cl | f2 |
| Definição 8 | jQ H3c^y ch3 | í2 |
| Definição 9 | ||
| Br | ||
| Definição 10 | F | í2 |
Uma modalidade adicional da invenção são compostos de fórmula 1, em que os compostos de fórmula 1 estão presentes na forma dos isômeros ópticos individuais, misturas dos enantiômeros ou racematos individuais, preferivelmente na forma dos compostos enantiomericamente puros.
Especialmente preferidos é o enantiômero R- dos compostos de fórmula 1 que é a fórmula R-1 a seguir

I o r3^n^r4
R2 R-1
Uma modalidade adicional da invenção são compostos de fór10 mula 1, em que os compostos de fórmula 1 estão presentes na forma dos sais de adição de ácidos dos mesmos, com ácidos farmacologicamente aceitáveis, como também opcionalmente na forma dos solvatos e/ou hidratos.
Termos e Definições usados
Para os termos não especificamente definidos aqui no presente devem ser dados os significados que seriam dados a eles pela pessoa ver
58/168 sada na técnica à luz da descrição e do contexto. Como usado no relatório descritivo, entretanto, a menos que especificado ao contrário, os termos a seguir têm o significado indicado e as convenções são aderentes.
Nos grupos, radicais, ou porções definidos abaixo, o número de átomos de carbono é muitas vezes especificado precedendo o grupo, por exemplo, -C1-6 alquila significa um grupo ou radical alquila tendo 1 a 6 átomos de carbono. Em geral, para grupos compreendendo dois ou mais subgrupos, o último grupo mencionado é o ponto de acoplamento do radical, por exemplo, tioalquila significa um radical monovalente da fórmula HS-Alk-, A menos que especificado de outra maneira abaixo, definições convencionais de controle de termos e valências de átomos estáveis convencionais são presumidos e realizados em todas as fórmulas e grupos.
Em geral, todas as formas tautoméricas e formas isoméricas, quer isômeros geométricos individuais ou isômeros ópticos ou misturas racêmicas ou não-racêmicas de isômeros, de uma estrutura ou composto químico é destinada, a menos que a forma estereoquímica ou isomérica específica seja especificamente indicada no nome ou estrutura do composto.
O termo substituído, como usado aqui no presente, significa que qualquer um ou mais hidrogênios, no átomo designado, é substituído com uma seleção do grupo indicado, desde que a valência normal do átomo designado não seja excedida, e que a substituição resulte em um composto estável.
Pelo termo opcionalmente substituído se quer dizer, dentro do escopo da invenção, o grupo acima mencionado opcionalmente substituído por um grupo molecular inferior. Exemplos de grupos moleculares inferiores considerados como quimicamente significativos são os grupos consistindo em 1-200 átomos. Preferivelmente tais grupos não têm efeito negativo sobre a eficiência farmacológica dos compostos. Por exemplo, os grupos podem compreender:
• Cadeias de carbono ramificadas ou cadeias lineares, opcionalmente interrompidas por heteroátomos, opcionalmente substituídos por anéis, heteroátomos ou outros grupos funcionais comuns.
59/168 • Sistemas de anéis aromáticos ou não aromáticos consistindo em átomos de carbono e, opcionalmente, heteroátomos, que podem por sua vez ser substituídos por grupos funcionais.
• Um número de sistemas de anéis aromáticos ou não aromáticos consistindo em átomos de carbono e, opcionalmente heteroátomos, que podem ser ligados por uma ou mais cadeias de carbono, opcionalmente interrompidas por heteroátomos, opcionalmente substituídos por heteroátomos ou outros grupos funcionais comuns.
Os compostos descritos aqui no presente podem existir como sais terapeuticamente aceitáveis. A presente invenção inclui compostos listados acima na forma de sais, incluindo sais de adição de ácidos. Sais apropriados incluem aqueles formados com ambos os ácidos, orgânicos e inorgânicos. Tais sais de adição de ácidos normalmente serão farmaceuticamente aceitáveis. Entretanto, sais não farmaceuticamente aceitáveis podem ser de utilidade na preparação e purificação do composto em questão. Sais de adição básica podem também ser formados e ser farmaceuticamente aceitáveis. Para uma discussão mais completa da preparação e seleção de sais, consultar Pharmaceutical Salts: Properties, Selection, and Use (Stahl, P. Heinrich. Wiley-VCHA, Zurique, Suíça, 2002).
O termo sal terapeuticamente aceitável, como usado aqui no presente, representa sais ou formas zwitteriônicas dos compostos descritos aqui no presente que são água ou solúvel em óleo ou dispersável e terapeuticamente aceitável como definido aqui no presente. Os sais podem ser preparados durante o isolamento e purificação finais dos compostos, ou separadamente reagindo o composto apropriado na forma da base livre com um ácido apropriado. Sais de adição ácidos representativos incluem acetato, adipato, alginato, L- ascorbato, aspartato, benzoato, benzenessulfonato (besilato), bissulfato, butirato, canforato, canforsulfonato, citrato, digluconato, formato, fumarato, gentisato, glutarato, glicerofosfato, glicolato, hemissulfato, heptanoato, hexanoato, hipurato, cloridrato, bromiderato, iodeto, 2-hidroxietanossulfonato (isetionato), lactato, maleato, malonato, DL-mandelato, mesitilenossulfonato, metanossulfonato, naftilenossulfonato, nicotinato, 2
60/168 naftalenossulfonato, oxalato, pamoato, pectinato, persulfato, 3-fenilproprionato, fosfonato, picrato, pivalato, propionato, piroglutamato, Succinato, Sulfonato, tartarato, L-tartarato, tricloroacetato, trifluoroacetato, fosfato, glutamato, bicarbonoato, para- toluenossulfonato (p-tosilato), e undecanoato. Além disso, grupos básicos nos compostos descritos aqui no presente podem ser quaternizados com cloretos, brometos e iodetos de metila, etila, propila, e butila; Sulfatos de dimetila, dietila, dibutila, e diamila; cloretos, brometos e iodetos decila, laurila, miristila, e esterila; e brometos de benzila e fenetila. Exemplos de ácidos que podem ser empregados para formar sais de adição terapeuticamente aceitáveis incluem ácidos inorgânicos como clorídrico, bromídrico, sulfúrico e fosfórico, a ácidos orgânicos como oxálico, maleico, succínico, e cítrico. Sais podem também ser formados pela coordenação dos compostos com um metal alcalino ou íon alcalino terroso. Por isso, a presente invenção considera sais de sódio, potássio, magnésio, e cálcio dos compostos descritos aqui no presente, e similares.
Sais de adição básica podem ser preparados durante isolamento e purificação finais dos compostos, reagindo um grupo carboxi com uma base apropriada como hidróxido, carbonoato, ou bicarbonoato de um cátion de metal ou com amônia ou uma amina orgânica primária, secundária ou terciária. Os cátions de sais terapeuticamente aceitáveis incluem lítio, sódio, potássio, cálcio, magnésio e alumínio, como também cátions de amina quaternária não tóxica como amônio, tetrametilamônio, tetraetilamônio, metilamina, dimetilamina, trimetilamina, trietilamina, dietilamina, etilamina, tributilamina, piridina, Ν,Ν-dimetilanilina, N-metilpiperidina, N-metilmorfolina, diciclohexilamina, procaína, dibenzilamina, N, N-dibenzilfenetilamina, 1-efenamina, e Ν,Ρ-dibenziletilenodiamina. Outras aminas orgânicas representativas úteis para a formação de sais de adição de base incluem etilenodiamina, etanolamina, dietanolamina, piperidina, e piperazina.
Enquanto pode ser possível para os compostos que são tema da invenção ser administrados como produto químico bruto, é também possível apresentá-los como uma formulação farmacêutica. Desta maneira, são providas aqui no presente formulações farmacêuticas que compreendem um ou
61/168 mais de certos compostos descritos aqui no presente, ou um ou mais sais, ésteres, profármacos amidas ou solvatos dos mesmos farmaceuticamente aceitáveis, junto com um ou mais veículos dos mesmos farmaceuticamente aceitáveis e, opcionalmente, um ou mais outros ingredientes terapêuticos. O(s) veículo (s) deve(m) ser aceitável(eis) no sentido de ser compatível(eis) com outros ingredientes da formulação, e não deletérios para o recipiente do mesmo. Formulação apropriada é dependente da via de administração escolhida. Qualquer uma das técnicas, veículos e excipientes bem conhecidos podem ser usados como apropriados e como entendido na técnica; por exemplo, em Remington's Pharmaceutical Sciences. As composições farmacêuticas descritas aqui no presente podem ser preparadas em qualquer maneira conhecida na técnica, por exemplo, através de processos de misturação, dissolução, granulação, encapsulagem, aprisionamento ou processos de compressão convencionais.
Pelo termo anéis heterocíclicos (het) se quer dizer anéis heterocíclicos saturados ou insaturados de cinco-, seis- ou sete- elementos ou anéis hetero bicíclicos de 5-10 elementos que podem conter um, dois ou três heteroátomos, selecionados dentre oxigênio, enxofre e nitrogênio; o anel pode estar ligado à molécula através de um átomo de carbono ou, se presente, por um átomo de nitrogênio. Os exemplos a seguir são de anéis heterocíclicos saturados ou insaturados de cinco, seis ou sete elementos:


A menos que estabelecido de outra maneira, um anel heterocíclico pode ser provido com um grupo ceto. Exemplos incluem:

Exemplos de anéis hetero bicíclicos de 5-10- elementos são pirrolizina, indol, indolizina, isoindol, indazol, purina, quinolina, isoquinolina,
62/168 benzimidazol, benzofurano, benzopirano, benzotiazol, benzoisotiazol, piridopirimidina, pteridina, pirimidopirimidina,


Embora o termo anéis heterocíclicos inclua grupos aromáticos heterocíclicos, o termo grupos aromáticos heterocíclicos (hetarila) denota grupos aromáticos heterocíclicos de cinco ou seis elementos ou anéis hetarila bicíclicos de 5-10 elementos que podem conter um, dois ou três heteroátomos, selecionados dentre oxigênio, enxofre e nitrogênio, que contêm ligações duplas conjugadas suficientes que um sistema aromático é formado. O anel pode estar ligado à molécula através de um átomo de carbono ou, se presente, através de um átomo de nitrogênio. Os exemplos a seguir são de grupos aromáticos heterocíclicos de cinco ou seis elementos:


Exemplos de anéis hetarila bicíclicos de 5-10- elementos incluem pirrolizina, indol, indolizina, isoindol, indazol, purina, quinolina, isoquinolina, benzimidazol, benzofurano, benzopirano, benzotiazol, benzoisotiazol, piridopirimidina, pteridina, pirimidopirimidina.
O termo halogênio como usado aqui no presente significa um halogênio substituinte selecionado de flúor, cloro, bromo ou iodo.
Pelo termo C1-6-alquila (incluindo aqueles que são parte de outros grupos) se quer dizer grupos alquila ramificados e não ramificados com 1 a 6 átomos de carbono, e pelo termo C1-4 -alquila se quer dizer grupos alquila ramificados e não ramificados com 1 a 4 átomos de carbono. Grupos alquila com 1 a 4 átomos de carbono são preferidos. Exemplos destes incluem: metila, etila, n-propila, iso-propila, n-butila, iso-butila, sec-butila, terc-butila, n-pentila, iso-pentila, neo-pentila ou hexila. As abreviaturas Me, Et, n-Pr, i-Pr, n-Bu, i-Bu, t-Bu, etc. podem opcionalmente também ser usadas para os grupos mencionados acima. A menos que estabelecido de outra
63/168 maneira, as definições de propila, butila, pentila e hexila incluem todas as formas possíveis dos grupos em questão. Desta maneira, por exemplo, propila inclui n-propila e iso-propila, butila inclui iso-butila, sec-butila e terc-butila etc.
Pelo termo C1-6-alquileno (incluindo aqueles que são parte de outros grupos) se quer dizer grupos alquileno ramificados e não ramificados com 1 a 6 átomos de carbono, e pelo termo C1-4-alquileno se quer dizer grupos alquileno ramificados e não ramificados com 1 a 4 átomos de carbono. Grupos alquileno com 1 a 4 átomos de carbono são preferidos. Exemplos incluem: metileno, etileno, propileno, 1-metiletileno, butileno, 1-metilpropileno, 1,1-dimetiletileno, 1,2-dimetiletileno, pentileno, 1,1-dimetilpropileno,
2,2-dimetilpropileno, 1,2-dimetilpropileno, 1,3-dimetilpropileno ou hexileno. A menos que estabelecido de outra maneira, as definições de propileno, butileno, pentileno e hexileno também incluem todas as formas isoméricas possíveis dos grupos relevantes com o mesmo número de carbonos. Dessa maneira, por exemplo, propila também inclui 1-metiletileno e butileno inclui 1metilpropileno, 1,1-dimetiletileno, 1,2-dimetiletileno.
O termo C2-6-alquenila (incluindo aquelas que são parte de outros grupos) denota grupos alquenila ramificados e não ramificados com 2 a 6 átomos de carbono, e o termo C2-4-alquenila denota grupos alquenila ramificados e não ramificados com 2 a 4 átomos de carbono, desde que eles tenham pelo menos uma ligação dupla. Preferidos são grupos com 2 a 4 átomos de carbono. Exemplos incluem: etenila ou vinila, propenila, butenila, pentenila, ou hexenila. A menos que estabelecido de outra maneira, as definições de propenila, butenila, pentenila e hexenila incluem todas as formas isoméricas possíveis dos grupos em questão. Desta maneira, por exemplo, propenila inclui 1-propenila e 2-propenila, butenila inclui 1-, 2- e 3-butenila, 1metil-1 -propenila, 1-metil-2-propenila etc.
Pelo termo C2-6-alquenileno (incluindo aqueles que são parte de outros grupos) se quer dizer grupos alquileno ramificados e não ramificados com 2 a 6 átomos de carbono e pelo termo C2-4-alquenileno se quer dizer grupos alquileno ramificados e não ramificados com 2 a 4 átomos de
64/168 carbono. Grupos alquenileno com 2 a 4 átomos de carbono são preferidos. Exemplos incluem: etenileno, propenileno, 1-metiletenileno, butenileno, 1metilpropenileno, 1,1-dimetiletenileno, 1,2-dimetiletenileno, pentenileno, 1,1dimetilpropenileno, 2,2-dimetilpropenileno, 1,2-dimetilpropenileno, 1,3-dimetilpropenileno ou hexenileno. A menos que estabelecido de outra maneira, as definições propenileno, butenileno, pentenileno e hexenileno incluem todas as formas isoméricas possíveis dos respectivos grupos com o mesmo número de carbonos. Desta maneira, por exemplo, propenila também inclui 1metiletenileno e butenileno inclui 1-metilpropenileno, 1,1-dimetiletenileno,
1,2-dimetiletenileno.
Pelo termo C2-6-alquinila (incluído aqules que fazem parte dos outros grupos) quer dizer grupos alquinila ramificados e não ramificados com 2 a 6 átomos de carbono, e pelo termo C2-4-alquinila quer dizer grupos alquinila ramificados e não ramificados com 2 a 4 átomos de carbonos, desde que eles tenham pelo menos uma ligação tripla. Grupos alquinila com 2 a 4 átomos de carbono são preferidos. Exemplos incluem: etinila, propinila, butinila, pentinila, ou hexinila. A menos que estabelecido de outra maneira, as definições propinila, butinila, pentinila e hexinila incluem todas as formas isoméricas possíveis dos respectivos grupos. Desta maneira, por exemplo, propinila inclui 1-propinila e 2-propinila, butinila inclui 1-, 2- e 3-butinila, 1metil-1 -propinila, 1-metil-2-propinila etc.
Pelo termo C2-6-alquinileno (incluindo aqueles que são parte de outros grupos) quer dizer grupos alquinileno ramificados e não ramificados com 2 a 6 átomos de carbono e pelo termo C2-4-alquinileno quer dizer grupos alquileno ramificados e não ramificados com 2 a 4 átomos de carbono. Grupos alquinileno com 2 a 4 átomos de carbono são preferidos. Exemplos incluem: etinileno, propinileno, 1-metiletinileno, butinileno, 1-metilpropinileno, 1,1-dimetiletinileno, 1,2-dimetiletinileno, pentinileno, 1,1-dimetilpropinileno, 2,2-dimetilpropinileno, 1,2-dimetilpropinileno, 1,3-dimetilpropinileno ou hexinileno. A menos que estabelecido de outra maneira, as definições propinileno, butinileno, pentinileno e hexinileno incluem todas as formas isoméricas possíveis dos respectivos grupos com o mesmo número de car
65/168 bono. Desta maneira, por exemplo, propinila também includes 1-metiletinileno e butinileno inclui 1-metilpropinileno, 1,1-dimetiletinileno, 1,2-dimetiletinileno.
O termo C3-6-cicloalquila (incluindo aqueles que são parte de outros grupos), como usado aqui no presente, significa grupos alquila cíclicos com 3 a 8 átomos de carbono, preferidos são os grupos alquila cíclicos com 5 a 6 átomos de carbono. Exemplos incluem: ciclopropila, ciclobutila, ciclopentila ou ciclo-hexila.
Pelo termo C1-6-haloalquila (incluindo aqueles que fazem parte de outros grupos) quer dizer grupos alquila ramificados e não ramificados com 1 a 6 átomos de carbono em que um ou mais átomos de hidrogênio são substituídos por um átomo de halogênio selecionado dentre fluorina, clorina ou bromina, preferivelmente fluorina e clorina, particularmente preferivelmente fluorina. Pelo termo C1-4-haloalquila quer dizer grupos alquila correspondentemente ramificados e não ramificados com 1 a 4 átomos de carbono, em que um ou mais átomos de hidrogênio são substituídos analogamente para o que foi estabelecido acima. C1-4-haloalquila é preferida. Exemplos incluem: CH2F, CHF2, CF3,
Exemplos
S. PROCEDIMENTOS DE SÍNTESE GERAL PARA EXEMPLOS
Os Exemplos da presente invenção são sintetizados de acordo com o esquema geral seguinte:
Esquema de síntese geral:
material de partida comercialmente disponível síntese de bloco de construção blocos de construção A,B,C,D,F, ou 112,2 ou exemplo 181 ou 194 + parceiro de reação
-----------------*- I exemplo procedimento A-G onde bloco de construção” e parceiro de reação” são definidos para os procedimentos A-G abaixo em que A, R1, R2, R3 e R4 são como definidos acima. No caso de um bloco de construção ou parceiro de reação não estar comercialmente disponível, sua síntese é descrita abaixo, iniciando a partir
66/168 do material de partida comercialmente disponível, e onde necessário, envolvendo intermediário(s), I”.
O termo ligante” é usado para significar uma porção química cuja definição é restrita àquela de R1 e é capaz de suportar o grupo funcional específico como citado para submeter a reação do procedimento. No procedimento E, síntese começa a partir do intermediário 112,2 que define o bloco de construção”. No procedimento G, a síntese começa a partir do Exemplo 181 ou 194 que define bloco de construção”.
S.1. Procedimentos A - G:
Procedimento A:

amina primária ou secundária acoplamento de amida exemplos 1-131 bloco de construção A1-A8
Procedimento B:

bloco de construção B1-B20 acoplamento de amida exemplos 132-191

Buchwald amidação bloco de construção C1
Procedimento D:
exemplos 192-196
67/168

aminação redutiva exemplos 197-208 bloco de construção D1-D2
Procedimento E:

Formação de amida
112,2 (ver síntese de bloco de construção A7)
Exemplo 209

Exemplos 210-212 bloco de construção F1-F3
Procedimento G:

Exemplos 213-216
Exemplos 181 ou 194
S.2. Bloco de sínteses de construção
S.2.1 Síntese dos blocos de construção da fórmula A
Síntese dos blocos de construção A1 - A4
Síntese do bloco de construção A1
Etapa 1:
68/168
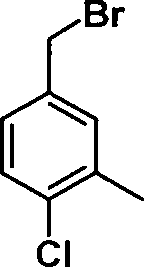


Benzilbrometo de 4-cloro-3-metila (20 g) [sintetizados de acordo com a literatura: J.L. Kelley, J.A. Linn, J.W.T. Selway, J. Med. Chem. 1989, 32(8), 1757-1763], 4-Piperidona (22 g), K2CO3 (26 g) em acetonitrila (300 ml) foi aquecido a 50°C por 14h. A suspensão foi filtrada e o filtrado concentrado em vácuo. O resíduo foi purificado por cromatografia rápida (ciclohexano/ EtOAc 1:1) para render 17,4 g do intermediário 11.
Etapa 2:


Intermediário 11 (10 g) e D-H-Glu(OtBu)-OMe (10,8 g) foram dissolvidos em DMF (200 ml) e HOAc (5 ml). Então, a peneira molecular (1,0 g, 4Á, pó) foi adicionada e a suspensão foi agitada durante a noite. Triacetoxiboroidreto de sódio (37,5 g) foi adicionado e a suspensão agitada até a conversão completa da imina formada no intermediário ser observada. Um pH básico foi alcançado pela adição lenta (formação de espuma) da solução aquosa de NaHCO3 antes da água adicional e DCM (500 mL) serem adicionados. A fase orgânica foi separada e a fase da água extraída com DCM (500 ml). A fase orgânica foi lavada com salmoura, secada e concentrada em vácuo para render 19,5 g (74% de pureza) do intermediário I2.
Etapa 3:
69/168


I2 I3
Intermediário I2 (19,5 g,74% de pureza) foi dissolvido em DCM (40 ml) e ácido trifluoroacético (20 ml, TFA). A solução foi agitada a 25°C por 14h antes de 40 ml adicionais de TFA serem adicionados, e a solução continuou a agitação por mais 7h. A mistura de reação foi então concentrada em vácuo, dissolvida em tolueno e concentrada novamente para prover 29,5 g (55% de pureza) do intermediário I3.


Intermediário I3 (29 g, 55% de pureza) foi dissolvido em DCM (100 ml) e DIPEA (22 ml). TBTU (15 g) foi adicionado e a solução foi agitada por 30 min. Então, DCM (150 ml), água (100 ml) e solução saturada de NaHCO3 (100 ml) foram adicionados, a fase orgânica foi separada e a fase de água extraída uma vez com DCM (100 ml). A fase orgânica foi secada e concentrada para prover um óleo que foi então fracionado através de HPLC de fase reversa. As frações contendo o bloco de construção D1 foram concentradas em vácuo, então um pH básico foi ajustado com adição da solução de NaHCO3 e o produto foi extraído com DCM para prover 8,1 g do intermediário 14.
Etapa 5:
70/168


Intermediário I4 (7g) foi dissolvido em dioxano (50 ml). Solução de LIOH a 2,5 M (23 ml) e água (20 ml) foram adicionados e agitados a 25°C 5 durante a noite. A solução foi acidificada com HCI aquoso a 4N e então concentrada em vácuo. O resíduo foi dissolvido em água, acetonitrila e uma pequena quantidade de dioxano e liofilizado para prover 10,4 g de sólido (71% de pureza) do bloco de construção A1.
Os blocos de construção foram sintetizados em analogia ao ácido A1:


A3

Síntese do bloco de construção A5
Etapa 1:

HOA /OMe H2N Π O

Ácido acético (5,7 ml,) foi adicionado a uma suspensão agitada de cloridrato de metal éster de ácido (R)-2-amino-3-hidróxi-propiônico (5,98
71/168
g) e benzil éster de ácido 4-oxo-piperidina-1-carboxilico (9,86 g) em DCM (382 ml), a as condições mantidas por 70 min. À solução resultante foi então adicionado triacetoxiboroidreto de sódio (28,51 g) em uma porção, e a suspensão resultante agitada durante a noite. A mistura de reação foi então neutralizada com uma solução aquosa saturada de NaHCO3, a fase orgânica concentrada sob pressão reduzida para 60 ml, basificada (pH 8,5) com a solução aquosa saturada de NaHCO3 e Na2CO3 sólido, MeOH (20 ml) foi adicionado e as fases separadas, a fase aquosa extraída duas vezes com uma mistura de DCM: MeOH 3:1, as camadas orgânicas combinadas secadas sobre Na2SO4 e evaporadas à secura para proporcionar o produto. O bruto I5 (17,58 g) foi usado na etapa seguinte sem nenhuma purificação adicional.
HPLC (Tr) = 2,48 min (método L)


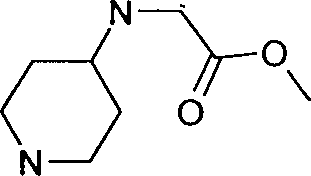


I5 I6
Intermediário I5 (8 g, 35% de conteúdo) foi dissolvido em THF (250 ml), então trietilamina (3,48 ml), 4-dimetilamino piridina (100 mg) e 1,1’ carbonildiimidazol (5,40 g) forma adicionados em sequência e a mistura total agitada e submetida a refluxo sob uma atmosfera de nitrogênio por 48 h. O solvente e os voláteis foram removidos sob pressão reduzida e o resíduo resultante foi tomado em EtOAc (150 ml), lavado com água (3 x 100 ml), 10% de ácido cítrico (100 ml) e salmoura (100 ml). A fase orgânica foi secada sobre Na2SO4, filtrada e evaporada à secura para proporcionar o produto (6,6 g). Este foi purificado duas vezes (50 g de cartucho de silica-gel Isolute®, eluindo na primeira purificação com EtOAc/n-hexano 80/20 e com 100% de EtOAc na segunda purificação); o composto do título (1, 27 g).
72/168


HPLC (Tr) = 3,16 min (método G)
Etapa 3:


I6
I7
Uma suspensão de 10% de Pd/C (380 mg) em 50% de MeOH aq. (4 ml) foi adicionada a uma solução agitada do intermediário I6 (3,79 g) em MeOH (28 ml). A mistura foi então agitada sob a pressão positiva de hidrogênio 14 h. A mistura de reação foi então filtrada sobre Celite®, a torta lavada com MeOH (4 x 10 ml) e o filtrado evaporado à secura sob pressão reduzida para proporcionar a amina livre desejada (2,2 g).
HPLC (Tr) = 0,51 min (método L)
Etapas 4 + 5:

Intermediário 17 (1,01 g) foi suspenso em acetonitrila seca (17,8 ml) em uma atmosfera de nitrogênio; 4-bromometil-1-cloro-2-metil-benzeno (1,46 g) e K2CO3 (1,22 g) foram adicionados em sequência e a mistura total agitada durante a noite. O solvente foi removido sob pressão reduzida, o resíduo foi tomado em EtOAc (50 ml), lavado com água (1 x 30 ml), as camadas separadas, o aquoso extraído com EtOAc (1x 50 mL) e uma mistura de 3:1 DCM:MeOH (50 ml). As camadas orgânicas combinadas foram secadas sobre Na2SO4, filtradas e evaporadas à secura. O resíduo foi tomado em DCM e carregado em um cartucho 10g-SCX eluindo com DCM (50 ml), MeOH (50 ml), então amônia (50 ml de uma solução de MeOH a 0,5 M). E
73/168 vaporação sob pressão reduzida do MeOH e frações de amônia metanólicas proporcionaram o produto (895 mg) sob vácuo, como uma mistura dos éteres de metila e benzila (4,5:1 por LC-MS).
A mistura dos ésteres (895 mg) foi suspensa em THF (10 ml) e
MeOH (2 ml) foi então adicionado; a solução foi gelada, LiOH*H2O (155 mg) e água (10 ml) foram adicionados sequencialmente. A reação foi deixada aquecer à temperatura ambiente, e a solução resultante agitada por 70 min. A mistura de reação foi diluída com éter de dietila (10 ml), as fases separadas; o aquoso foi então acidificado para pH 4 através da adição em gotas de HCI a 6N e liofilizado durante a noite para proporcionar o sal de cloridrato de ácido carboxílico. O resíduo foi suspenso em uma mistura de 4:1 DCM:iPrOH, agitado à temperatura ambiente por 10 min, então filtrado em algodão, o solvente evaporado à secura sob pressão reduzida para proporcionar o produto (844 mg).
HPLC (Tr) = 2,12 min (método H)
Os blocos de construção seguintes foram sintetizados em analogia ao ácido A5:
ci
Síntese do bloco de construção A7
Etapa 1:
HN
Cl
HN
O
Cl
74/168
Em uma suspensão agitada de cloridrato de metil éster de ácido (R)-2-amino-3-terc-butoxicarbonilamino-propiônico (5,0 g) e 1-(4-cloro-3-metil-benzil)-piperidin-4-ona (5,13 g) em DCM (200 ml), foi adicionado ácido acético (2,81 ml). Após 70 min, triacetoxiboroidreto de sódio (14,56 g) foi adicionado em uma porção, e a suspensão resultante agitada por 48 h. A mistura de reação foi então diluída com uma solução aquosa saturada de NaHCO3 (1 x 150 ml), as duas camadas separadas, o aquoso extraído com DCM (1 x 200 ml), as camadas orgânicas combinadas secadas sobre Na2SO4 e evaporadas à secura para proporcionar o produto. O bruto foi purificado por cromatografia rápida (Biotage® SP1; cartucho de sílica-gel a 65M; eluição de gradiente: DCM/MeOH/NH3 de 98/2/0,2 to 80/20/2 em 12 volumes de coluna) proporcionando I9 (7,0 g).
HPLC (Tr) = 10,03 min (método O)
Etapa 2:

N
Cl
Cl
I9
110
Em uma solução agitada do Intermediário I9 (7,00 g em dioxano (50 ml), à temperatura ambiente, foi adicionado HCI (39,78 ml de uma solução a 4N em 1,4-dioxano) em gotas. MeOH (20 ml) foi então adicionado, e a mistura de reação agitada durante a noite. Os solventes e os voláteis foram removidos sob pressão reduzida, e o resíduo foi triturado com éter de dietila proporcionando o produto 110 (6,1 g).
HPLC (Tr) = 1,89 min (método H)
Etapa 3:
75/168
Η Η2Ν\ OísZN\

110 111
Intermediário 110 (6,1 g) foi suspenso em THF (300 ml), então trietilamina (12,41 ml), e 1,1’ carbonildiimidazol (5,99 g) foram adicionados sequencialmente, e a reação submetida a refluxo sob a atmosfera de nitro5 gênio por 100 min. A mistura de reação foi deixada resfriar, filtrada e o filtrado evaporado sob pressão reduzida, e o resíduo foi purificado por cromatografia de coluna rápida (Biotage® SP1; cartucho de sílica-gel a 65M; eluição de gradiente: DCM/MeOH/NH3 de 98/2/0,2 a 80/20/2 em 12 volumes de coluna), proporcionando um sólido que foi triturado com éter de dietila, para 10 dar 111 (1,85 g)
HPLC (Tr) = 8,37 min (método O)
Etapa 4:

111 112
Uma solução agitada de t-butóxido de potássio em THF (7,38 ml,
1M) a -50°C sob uma atmosfera de nitrogênio foi adicionada em gotas a uma solução do intermediário 111 (1,80 g) em THF seco (45 ml). Após 1h, uma solução de iodometano (0,46 ml) em THF seco (5ml) foi adicionada em gotas à suspensão resultante, e a temperatura foi deixada aquecer a 0°C durante 1 h. Após este tempo, iodometano em excesso foi removido sob pressão redu
76/168 zida à temperatura ambiente, a reação foi extinta com NH4CI(aq) saturado (10 ml), os sais foram filtrados e o filtrado diluído com EtOAc (30 mL) e salmoura (15 ml), as camadas separadas, o orgânico mais uma vez lavado com salmoura (15 ml), secado sobre Na2SO4 e evaporado à secura para proporcionar um óleo incolor, que foi purificado por cromatografia de coluna rápida (Biotage® SP1; cartucho de sílica-gel a 65M; eluição de gradiente: DCM/MeOH de 98/2 para 80/20 em 15 de volumes de coluna), proporcionando o produto 112 (600 mg).
HPLC (Tr) = 8,92 min (método O)
Etapa 5:

Intermediário 112 (0,9 g) foi dissolvido em HCI a 4N (30 ml) e submetido a refluxo por 1 h. O solvente foi evaporado para proporcionar um resíduo oleoso que foi tomado em acetona e evaporado à secura para proporcionar um sólido branco, que foi triturado com éter de isopropila para proporcionar o bloco de construção A7 (0,79 g,).
HPLC (Tr) = 5,48 min (método O)
Bloco de construção A8 foi sintetizado em analogia a A7:

A8
77/168
S.2,2, Síntese dos blocos de construção com fórmula Β
Síntese do bloco de construção B1

Exemplo 87 B1
Em uma solução agitada do Exemplo 87 (350 mg) em dioxano (10 ml) a 25°C foram adicionados LiOH(aq) (0,7 ml, 2,5 M) e água (2 ml). Após 3h, solução de HCI(aq) a 4N foi adicionada para ajustar o pH para 1-2, A solução foi concentrada em vácuo, e água e acetonitrila adicionadas e a mistura liofilizada dando o bloco de construção B1, HPLC: 1,25 min (método D).
Isso foi usado sem purificação adicional na próxima etapa.
Síntese do blocos de construção B2 - B15
Os blocos de construção B2-B15 foram sintetizados em analogia ao bloco de construção B1 a partir dos Exemplos 88 - 92 (B2-B6), 110 (B7), 113 (B8), 111 (B9), 112 (B10), 109 (B11), 216 (B12), 215 (B13), 195 (B14), 194 (B15)


78/168

B14
B15
79/168
Síntese do bloco de construção B16

B16
Etapa 1:
3-Bromo-N-metil-5-nitro-benzamida
Em uma solução de ácido 3-bromo-5-nitro-benzoico (2,1 g) em DCM (50 ml) foi adicionado oxalilcloreto (1,5 ml). 1 gota de DMF foi adicionada e a reação agitada à temperatura ambiente por 2h. A reação foi concentrada em vácuo. Ela foi dissolvida em THF e adicionada em gotas a uma solução de metilamina pré-resfriada a 2M em THF (22 ml) a 0°C. Ela foi deixada aquecer à temperatura ambiente e ainda agitada durante a noite. A mistura de reação foi filtrada e o filtrado concentrado em vácuo. O resíduo foi dissolvido em EtOAc e lavado com água. A camada orgânica foi separada, secada e concentrada em vácuo para deixar o produto (2,1 g). Rt 1,37min (método D).
Etapa 2:
5-(3-Bromo-5-nitro-fenil)-1 -metil-1 H-tetrazol
Em uma solução de 3-bromo-N-metil-5-nitro-benzamida (0,6 g) em DCM (15 ml) a -15°C foi adicionado anidrido tríflico (0,6 ml) e a reação agitada por 30 min. Azida de sódio (226 mg) foi adicionada e a reação deixada aquecer à temperatura ambiente e ainda agitada durante a noite. NaHCO3(aq) foi adicionado para neutralizar a reação e a mistura extraída em EtOAc. A camada orgânica foi separada, secada e concentrada em vácuo e o resíduo purificado por cromatografia rápida (9:1 a 2:8 ciclo-hexano:EtOAc) para dar o composto do título (290 mg). Rf = 0,51 (3:2 ciclohexano: EtOAc).
Etapa 3:
80/168
3-Bromo-5-(1 -metil-1 H-tetrazol-5-il)-fenilamina
Uma solução de 5-(3-Bromo-5-nitro-fenil)-1 -metil-1 H-tetrazol (2,1 g) em EtOAc (100 ml) foi hidrogenada em um aparelho H-cube® a 20°C, pressão ambiente com uma vazão de 1 ml/min usando um cartucho RaneyNi. Após término da reação, a mistura foi concentrada em vácuo e triturada com MeOH. O sólido foi filtrado e ainda triturado e secado com ar para dar o composto do título (290 mg). Rt 1,25 min (método D).
Etapa 4:
[3-Bromo-5-(1 -metil-1 H-tetrazol-5-il)-fenil]-amida de ácido 1[1-(4-cloro-3-metil-benzil)-piperidin-4-il]-5-oxo-pirrolidina-2-carboxílico
Em uma solução de ácido 1-[1-(4-Cloro-3-metil-benzil)-piperidin-
4-il]-5-oxo-pirrolidina-2-carboxílico como sal de DIPEA (2,6 g) em, DMF (100 ml) foram adicionados DIPEA (2,1 g), e HATU (4 g). 3-Bromo-5-(1 -metil-1 Htetrazol-5-il)-fenilamina (1,4 g) foi adicionada e a reação agitada durante a noite à temperatura ambiente. A mistura de reação foi filtrada e o filtrado dividido entre água e EtOAc. A camada orgânica foi separada, secada e concentrada em vácuo e o resíduo purificado por cromatografia rápida (DCM:MeOH 100:0 para 95:5 gradiente) para dar o composto do título (400 mg). Rf = 0,19 (95:5 DCM:MeOH).
Etapa 5:
Metil éster de ácido 3-({1-[1-(4-cloro-3-metil-benzil)-piperidin4-il]-5-oxo-pirrolidina-2-carbonil}-amino)-5-(1 -metil-1 H-tetrazol-5-il)benzoico
Em uma solução de [3-bromo-5-(1 -metil-1 H-tetrazol-5-il)-fenil]amida de ácido 1-[1-(4-Cloro-3-metil-benzil)-piperidin-4-il]-5-oxo-pirrolidina-2carboxílico (400 mg) em MeOH (20 ml) foram adicionados trietilamina (140 pl), DMF (5 ml), e cloreto de [1,1’-bis(difenilfosfino)-ferrocen]paládio(ll) (50 mg) e a reação agitada por 2 d a 80°C sob uma atmosfera de CO a 3bar. A mistura de reação foi filtrada e o filtrado concentrado em vácuo. O resíduo foi dividido entre água e EtOAc e a camada orgânica foi então separada, secada e concentrada em vácuo. O resíduo foi purificado por cromatografia rápi81/168 da (DCM:MeOH 100:0 para 95:5 gradiente) para dar o composto do título (400 mg). Rf = 0,37 (95:5 DCM:MeOH).
Etapa 6:
Ácido 3-({1 -[1 -(4-cloro-3-metil-benzil)-piperidin-4-il]-5-oxopirrolidina-2-carbonil}-amino)-5-(1-metil-1H-tetrazol-5-il)-benzoico
Em uma solução de metil éster de ácido 3-({1-[1-(4-Cloro-3-metil-benzil)-piperidin-4-il]-5-oxo-pirrolidina-2-carbonil}-amino)-5-(1-metil-1H-tetrazol-5-il)-benzoico (270 mg) em MeOH (10 ml) à temperatura ambiente foi adicionada NaOH(aq) a 4M (10 ml) e a reação agitada durante a noite. As camadas orgânicas e aquosas foram separadas e a camada orgânica concentrada em vácuo. O resíduo foi triturado em tolueno e éter de dietila sucessivamente deixando o composto do título (220 mg). Tr = 0,96min (método
E).


Etapa 1:
Em uma agitada solução de ácido 1-[1-(4-Cloro-3-metil-benzil)piperidin-4-il]-5-oxo-pirrolidina-2-carboxílico (500 mg) em DMF (5 ml) à temperatura ambiente foi adicionada DIPEA (1,1 ml) seguido por HATU (1,1 g). Após 45min, intermediário 113 (0,34 g) foi adicionado e a reação agitada du
82/168 rante a noite à temperatura ambiente. Solução saturada de salmoura foi adicionada seguido por EtOAc. A camada orgânica foi separada, secada e concentrada em vácuo e o resíduo purificado por HPLC para dar o produto (557 mg). (Tr 1,50 min, método D)
Etapa 2:
Em uma solução agitada do produto da etapa 1 (557 mg) em dioxano (5 ml) foi adicionado hidróxido de lítio (195 mg) dissolvido em uma quantidade suficiente de água. Após agitação durante a noite, a reação foi acidificada com HCI(aq) (4M), então concentrada em vácuo. O resíduo foi purificado por HPLC para proporcionar o bloco de construção B17 (155mg).
(Tr 1,34 min, método D).
Síntese de 113 para o bloco de construção B17: h2n_n /
O 9
I 13
Etapa 1:
2-Bromo-4-metil-3-oxopentanoato de etila
Em uma suspensão de acetato de sódio (1,9 g) em ácido acético glacial (15 ml) foi adicionado etil éster de ácido 4-metil-3-oxo-pentanoico (2 g) e a mistura de reação resfriada a 10°C. Bromo (0,7 ml) foi então adicionado em gotas. A solução resultante foi deixada aquecer à temperatura ambiente e agitada por 1 h. A reação foi finalizada (por TLC) e foi concentrada em vácuo proporcionando 3,8 g do porduto de etila bruto o qual foi usado diretamente na próxima etapa sintética.
Etapa 2:
2-Amino-4-isopropiltiazol-5-carboxilato de etila (113)
A solução de tioureia (1,1 g) em etanol (10 mL) foi trazida para refluxo. 2-bromo-4-metil-3-oxopentanoato de etila (3,0 g) foi então adicionado e a mistura de reação submetida a refluxo por mais 1h. A reação foi finalizada (por TLC) e foi concentrada em vácuo. Cromatografia rápida (100% DCM -»90:10 DCM:MeOH) proporcionou o produto (1,1 g).
83/168
Síntese do bloco de construção B18

114 116 B18
Intermediário 114 foi sintetizado de acordo com o procedimento
D com saponificação subsequente.
Síntese do intermediário 116:

115 116
Etapal:
Ácido 2-cloro-6-metilnicotínico (9 g), de amônia aquosa (44 mi), de Cu(ll)SO4 (0,9 g) e de sulfeto de sódio (0,32 g) foi adicionado a um autoclave e aquecido a 155°C durante a noite. O produto bruto foi suspenso em água para render o produto 115 (3,6 g). O filtrado foi concentrado e novamente suspenso em água para render mais 1,9 g do produto 115. HPLC: Tr = 0,37 min (método D)
Etapa 2:
Para 50 ml de MeOH foi adicionado em gotas acetilcloreto (3 ml) à temperatura ambiente. Após 15 min, intermediário 115 (2,3 g) foi adicionado e a mistura foi agitada durante a noite a 50°C. Após concentração da solução, o resíduo resultante foi suspenso em acetona e então filtrado and secado a 50°C em vácuo, para render o produto 116 (4,1g).
HPLC: Tr = 0,91 min (método D)
Síntese do bloco de construção B19 *
84/168

B19 foi sintetizado em analogia ao B17. Síntese do 113a para bloco de construção B19 foi análogo ao daquele para 113.

113a
Síntese do bloco de construção B20

B20 foi sintetizado em analogia ao B17, Síntese do 113b para bloco de construção B20 foi análogo ao daquele para 113.

tese do bloco de construção C1
S.2,3, Síntese dos blocos de construção com fórmula C Sín85/168


Bloco de construção A1, como seu sal de N,N-diisopropiletilamina (500 mg), foi suspenso em DMF seca (7 ml) sob atmosfera inerte e TBTU (836 mg) foi adicionado, seguido por N,N-diisopropiletilamina (0,53 ml). Após agitação por 1h à temperatura ambiente, hexametildissilazano (0,44 ml) foi adicionado e a mistura foi agitada por 6h. Porções adicionais de TBTU (334 mg) e hexametildissilazano (0,22 ml) foram adicionados e a reação foi agitada por mais 18h. O solvente foi evaporado sob pressão reduzida e o resíduo dividido entre solução aquosa saturada de NaHCO3 e EtOAc. As camadas foram separadas e a fase aquosa extraída com EtOAc. Os extratos orgânicos combinados foram lavados com salmoura, secados sob Na2SO4, filtrados, e o solvente foi evaporado sob pressão reduzida. O bruto foi purificado por cromatografia rápida (20g de cartucho de sílica-gel Isolute®; eluente: DCM/MeOH/NH4OH 95/5/0,5) proporcionando o composto do título. (295 mg).
UPLC (Tr) = 1,24 min (método M)
S.2,4, Síntese do blocos de construção com fórmula D
Síntese do bloco de construção D1
Etapa 1:
N cr

HN^
A ,O H2N Π
O
0^0
HN^
A _o HN |f
O
N
O^O

117
86/168
Intermediário 117 foi preparado começando de cloridrato de metil éster de ácido (R)-2-amino-3-terc-butoxicarbonilamino-propiônico (10,00 g) e fenil éster de ácido 4-oxo-piperidina-1 -carboxílico (12,07 g), seguindo os procedimentos descritos para a Síntese do I9. Produto obtido 19,50 g (70% 5 de conteúdo).
HPLC (Tr) = 3,20 min (método Q)
Etapa 2:


Intermediário 118 foi preparado começando de 117 (19,5 g, 70% 10 de conteúdo) e seguindo os procedimentos descritos para a Síntese do 110. Produto obtido 12,50 g (75% de conteúdo).
HPLC (Tr) = 1,96 min (método H)
Etapa 3:
H


118 119
Intermediário 119 foi preparado começando de 118 12,50 g (75% de conteúdo) e seguindo os procedimentos descritos para a Síntese do 111. Produto obtido =2,90 g.
HPLC (Tr) = 2,79 min (método H)
87/168
Etapa 4:

119

Intermediário I20 foi preparado começando de 119 (2,70 g) e seguindo os procedimentos descritos para a Síntese do 112. Produto obtido=
2,45 g (85% de conteúdo) usado na próxima etapa sem qualquer purificação adicional.
HPLC (Tr) = 3,00 min (método H)
Etapa 5:

I20

121
Para uma solução gelada do intermediário I20 (2,40 g, 85% de conteúdo) em THF (60 ml) e água (10 ml) foi adicionado monoidrato de hidróxido de lítio (0,68 g, 16,30 mmoles). A temperatura foi deixada aquecer a 25°C e a solução resultante agitada até o totla desaparecimento do material de partida (3 h). O solvente orgânico foi evaporado sob pressão reduzida, o resíduo aquoso diluído com água (10 ml), acidificado a pH 2,5 com HCI a 4N. EtOAc (50 ml) foi adicionado, as fases separadas, a camada orgânica lavada com salmoura (20 ml), secada sobre Na2SO4 e evaporada à secura.
88/168
O resíduo foi triturado com uma mistura de 1/1 n-hexano/Et20, o sólido secado a 40°C sob vácuo para proporcionar 121 (1,90 g). HPLC (Tr) = 2,65 min (método H)
Etapa 6:

121
I22
Intermediário 121 (1,80 g) foi dissolvido em DMF seca (15 ml), e a solução resultante agitada em uma atmosfera de nitrogênio. HATU (2,46 g) e DIPEA (3,22 ml) foram adicionados sequencialmente e o total agitado à temperatura ambiente por 30 min. 3-ciclopropil-1-metil-1H-pirazol-5-amina (1,02 g) foi então adicionada em uma porção, e a mistura de reação aquecida a 40°C durante a noite. HATU extra (2,27 g) e 3-ciclopropil-1-metil-1Hpirazol-5-amina (0,68 g) foram então adicionados, e o aquecimento mantido por 8h. A mistura de reação foi concentrada sob pressão reduzida, o resíduo resultante diluído com água (40 ml) e EtOAc (50 ml). As camadas foram separadas e a fase orgânica lavada com HCI a 1M (3 x 20 ml), 10% de Na2CO3 aquoso (2 x 20 ml), água (1 x 20 ml) e salmoura (1 x 25 ml), secada sobre Na2SO4 e evaporada à secura, proporcionando um sólido. O resíduo foi triturado com éter de diisopropila, proporcionando o produto I22 (1,70 g). HPLC (Tr) = 2,85 min (método H)
Etapa 7:

I22
D1
89/168
Uma suspensão de 10% de Pd/C (211 mg) em 80% de etanol aquoso (5 ml) foi adicionada a uma solução agitada do intermediário I22 (1,7 g, 90% de conteúdo) em EtOH (30 ml). O total foi então agitado sob uma pressão positiva de hidrogênio. Após 4h, catalisador extra (100 mg) foi adicionado, e as condições mantidas durante a noite. A mistura de reação foi então filtrada sobre Celite®, a torta cuidadosamente lavada com EtOH (3 x 10 ml) e o filtrado evaporado à secura sob pressão reduzida. O resíduo foi dissolvido em uma mistura de 8/2 EtOAc/MeOH (30 ml) e tratado com HCI (6 ml de uma solução a 4N em 1,4 dioxano) para formar o sal de cloridrato correspondente. O solvente foi evaporado à secura e o resíduo triturado com MTBE, o sólido filtrado e secado a 40°C sob vácuo para proporcionar o bloco de construção D1 (1,20 g).
HPLC (Tr) = 1,60 min (método H)
Síntese do bloco de construção D2


Exemplo 35 (1,0 g) foi dissolvido em MeOH (20 ml), e Pd/C foi adicionado e a mistura foi hidrogenada a 50°C e *(50 psi) por 12h. Após esse período, mais Pd/C foi adicionado e a mistura foi novamente hidrogenada a 50°C e 50 psi por 7h. A solução foi então filtrada e concentrada em vácuo para dar 0,62 g do bloco de construção D2 o qual foi usado sem purificação adicional.
HPLC: 0,98 min (método D)
Síntese do bloco de construção D3
90/168


Bloco de construção D3 foi preparado em analogia ao bloco de construção D2 começando no Exemplo 135.
S.2,5 Síntese do intermediário 112,2 (Bloco de construção 5 para procedimento E)
Veja Síntese do bloco de construção A6, etapa 4.
S.2,6, Síntese dos blocos de construção com fórmula F
Síntese do bloco de construção F1


Cl
Etapal:
2-Cloro-6-metil-isonicotinamida (1,23 g) e N,N-dimetilformamida dimetil acetal (1,05 ml) foram dissolvidos em DMF seca (4 ml) sob atmosfera inerte e a solução resultante foi aquecida a 90°C e agitada por 1h. A mistura 15 de reação foi resfriada à temperatura ambiente e uma solução de acetato de hidrazina (3,32 g) em ácido acético (8 ml) foi adicionada em gotas. A mistura
91/168 foi aquecida a 90°C e agitada por 1h. O solvente foi removido sob pressão reduzida e o resíduo dividido entre solução aquosa saturada de NaHCO3 e EtOAc. A fase orgânica foi separada, lavada com salmoura, secada sob Na2SO4, filtrada e o solvente foi evaporado sob pressão reduzida. O bruto foi purificado por cromatografia de coluna rápida (10 g de cartucho de sílicagel Isolute®; eluição de gradiente: hexano/EtOAc de 1/1 para 3/7) proporcionando 2-Cloro-6-metil-4-(1H-[1,2,4]triazol-3-il)-piridina (0,92 g). GC (Tr) = 13,21 min (método = 3A)
Etapa 2:
2-Cloro-6-metil-4-(1H-[1,2,4]triazol-3-il)-piridina (120 mg) e 3,4di-hidro-2H-piran (84 pl_) foram suspensos em DCM seco (3,5 mL) sob atmosfera inerte e p-toluenossulfonato de piridínio (15,5 mg) foi adicionado. A mistura de reação foi agitada à temperatura ambiente por 18h. A solução foi diluída com DCM, lavada com água e salmoura, secada sob Na2SO4, filtrada e o solvente foi evaporado sob pressão reduzida. O bruto foi purificado por cromatografia de coluna rápida (10 g de cartucho de sílica-gel Isolute®; eluente: hexano/EtOAc 3/7) proporcionando o produto (155 mg). UPLC (Tr) = 1,51 min (método M)
Etapa 3:
2-Cloro-6-metil-4-[1 -(tetra-hidro-piran-2-il)-1 H-[1,2,4]triazol-3-i I]piridina (33,0 mg, 0,12 mmol) e bloco de construção C1 foram dissolvidos em dioxano seco (1,2 mL) sob atmosfera inerte e acetato de paládio(ll) (2,12 mg), 4,5-bis(difenilfosfino)-9,9-dimetilxanteno (10,9 mg) e carbonato de césio (81,0 mg) foram subsequentemente adicionados. A mistura foi aquecida a 100°C e agitada por 18h. Após resfriamento à temperatura ambiente, a mistura de reação foi diluída com DCM, lavada com água e salmoura, secada sob Na2SO4, filtrada e o solvente foi evaporado sob pressão reduzida. O bruto foi purificado por cromatografia de coluna rápida (10 g de cartucho de sílica-gel Isolute®; eluição de gradiente: DCM/MeOH de 97/3 para 95/5) proporcionando o bloco de construção F1 (70 mg). UPLC (Tr) = 1,75 min (método M)
Sínteses dos blocos de construção F2 e F3
92/168
Blocos de construção F2 e F3 foram preparados em analogia ao bloco de construção F1

F2 F3

UPLC (Tr) = 1,69 min
UPLC (Tr) = 3,10 min método M método M
As cloropiridinas foram preparadas como segue:
2-Cloro-4-[4-(tetra-hidro-piran-2-il)-1 H-[1,2,4]triazol-3-il]piridina

2-Cloro-4-[4-(tetra-hidro-piran-2-il)-1H-[1,2,4]triazol-3-il]-piridina foi preparada em analogia à 2-Cloro-6-metil-4-[1-(tetra-hidro-piran-2-il)-1H[1,2,4]triazol-3-il]-pirid ina.
UPLC (Tr) = 1,68 min (método M)
2-Cloro-4-[1 -(tetra-hidro-piran-2-il)-1 H-pirazol-4-il]-piridina

N-N

4-Bromo-1-(tetra-hidro-piran-2-il)-1H-pirazol (0, 73 g) e ácido 2cloropiridina-4-borônico (0, 20 g) foram dissolvidos em DMF seca (2 mL) sob atmosfera inerte e 1,1’-bis(difenilfosfino)ferrocenodicloro paládio(ll) (102 mg)
93/168 foi adicionado seguido por carbonato de césio (0,84 g). A mistura foi aquecida a 80°C e agitada por 2h. Após resfriamento à temperatura ambiente, a mistura de reação foi diluída com DCM e os sais inorgânicos filtrados. O filtrado foi lavado com água e salmoura, secado sob Na2SO4, filtrado e o solvente foi evaporado sob pressão reduzida. O bruto foi purificado por cromatografia rápida (20 g de cartucho de sílica-gel Isolute®; eluição de gradiente: hexano/EtOAc de 10/0 para 8,5/1,5) proporcionando o composto do título (144 mg). UPLC (Tr) = 1,39 min (método M)
S.3 Síntese dos parceiros de reação para procedimentos A - F
S.3.1. Síntese das aminas primária e secundária para procedimentos A e B
Síntese do (I25) para Exemplo 7


Etapa 1:
Em uma
DCM foi adicionado mistura agitada de ácido 5-nitroisoftálico (20,0 g) em cloreto de oxalila (36 ml, 2M em DCM), seguido por DMF (0,5 ml). A mistura foi agitada por 2h à temperatura ambiente, antes dos voláteis terem sido removidos em vácuo. O resíduo foi suspenso em tolueno seco e concentrado novamente para render o bruto I23 (10 g), o qual foi usado sem purificação adicional na próxima etapa.
Etapa 2:
I23 (10 g) foi dissolvido em THF (20 ml) e adicionado em gotas em uma solução de metilamina (40 ml, 2M em THF) em THF (80 ml) sob agitação a -20°C. Após 20 min, a mistura foi filtrada, e o filtrado concentrado em vácuo. O resíduo foi triturado com éter de dietila para formar um sólido que foi filtrado e secado para render o intermediário I24 (3,53 g)
Etapa 3:
94/168
Uma solução do intermediário I24 (0,52 g) em MeOH (30 ml) foi tratado com hidrogênio (50 psi) na presença de Raney-Nickel (90 mg) à temperatura ambiente por 14h. A mistura foi então filtrada e concentrada em vácuo para proporcionar I25, O composto foi usado sem purificação adicional na próxima etapa.
HPLC (Tr) = 0,33 min (método D)
Síntese do N-(8-amino-4,5-di-hidronafto[2,1-d]tiazol-2-il)acetamida para

Esse intermediário foi sintetizado de acordo com o W02006040279.
Síntese do N-(4-Amino-ciclo-hexil)-benzenossulfonamida para o Exemplo 29

Esse intermediário foi sintetizado análogo ao WO2001096295.
Síntese da 3-(4-Amino-2-metil-fenil)-[1,3]oxazinan-2-ona para Exemplo

Esse intermediário foi sintetizado análogo ao W02005111029.
Síntese da metilamida do ácido 5-amino-2,3-di-hidro-indol-1 -carboxílico para Exemplo 37

N
95/168
Esse intermediário foi sintetizado análogo ao W02008113760.
Síntese da 1-(3-Amino-benzil)-3-ciclo-hexil-ureia para o Exemplo 39
N
Etapa 1: 1-Ciclo-hexil-3-(3-nitro-benzil)-urea
3-Nitro-benzil-amina (5 g) foi suspensa em THF (130 ml) e isocianato de ciclo-hexila (7 ml) foi adicionada em gotas a 25°C. Após aitação por 2h, o precipitado resultante foi filtrado, lavado com éter de dietila e tratado com 5% de NH4OH aquoso. Após filtração e secagem, o composto do título foi isolado (4,5 g, FP 168-169°C)
Etapa 2: 1-(3-Amino-benzil)-3-ciclo-hexil-ureia
1-Ciclo-hexil-3-(3-nitro-benzil)-ureia (4 g) foi suspensa em etanol (70 ml) e Raney nickel (2 g) foi adicionado. Sob agitação, solução aquosa de hidrazina (2,5 ml, 80%) foi adicionada. DMF foi adicionada (50ml) e a mistura de reação foi agitada por mais 2h e filtrada. A solução foi evaporada i.v. proporcionando o composto do título (3 g, Rf = 0,43 DCM/etanol 19:1).
Síntese da trans-1-(4-Amino-ciclo-hexil)-3-fenil-ureia para Exemplo 44
N.
Esse intermediário foi sintetizado análogo ao W02005095339.
Síntese da 1-Metanosulfonil-pirrolidin-3-ilamina para Exemplo 53

Esse intermediário foi sintetizado análogo ao W02006118256.
Síntese da 3-Piridin-4-ilmetil-fenilamina para Exemplo 66
96/168

N
Esse intermediário foi sintetizado análogo ao W02004009546.
Síntese do 1-(5-Cloro-1H-benzoimidazol-2-il)-2-metóxi-etilamina para Exemplo 67

o \
Esse intermediário foi sintetizado análogo ao W02004056784,
Síntese do C-(6-Cloro-2-metil-píridin-3-il)-metilamina para Exemplo 70 Cl

Etapa 1:
2-Metil-6-oxo-1,6-di-hidro-piridina-3-carbonitrila
Uma solução de (E)-3-amino-but-2-enonitrila (100 g) e metil éster de ácido propiônico em DMF (200 ml) foi agitada a 25°C por 2h e submetida a refluxo por mais 1h. Dowtherm (100 ml) foi adicionada e a temperatura foi elevada para 230°C. DMF e MeOH foram destilados. A mistura de reação foi resfriada, EtOAc (200 ml) foi adicionado e os cristais resultantes foram filtrados e lavados com EtOAc e éter proporcionando o composto do título (44,8 g, FP>250°C).
Etapa 2:
6-Cloro-2-metil-nicotinonitrila
Uma mistura de 2-Metil-6-oxo-1,6-di-hidro-piridina-3-carbonitrila (44 g) e POCI3 (250 ml) foi submetida a refluxo por 3h. A mistura de reação foi secada em vácuo e gelo seguido por amônia aquosa concentrada (300 ml) foi adicionada. A camada aquosa foi extraída com EtOAc. A camada orgânica foi separada, secada e concentrada em vácuo proporcionando o composto do título (23,5 g, BP(18mbar) 119-120°C).
Etapa 3:
97/168
C-(6-Cloro-2-metil-piridin-3-il)-metilamina
Em uma solução de 6-Cloro-2-metil-nicotinonitrila (6 g) em THF (120 ml) a 25°C foi adicionada NaBH4 (3 g) seguido pela adição em gotas de eterato de BF3 (6 ml). A mistura de reação foi agitada por 3h. MeOH (100 ml) e HCI a 2N (100 ml) foram adicionados e submetidos a refluxo por 1h. O solvente orgânico foi removido em vácuo e NaOH conc. (40 ml) foi adicionado seguido pela extração com éter de dietila. A camada orgânica foi separada, secada e concentrada em vácuo seguido pela filtração sobre sílica-gel (EtOAc / MeOH 80:20). O composto do título foi cristalizado a partir de MeOH/HCI (5,5 g)
Síntese do N-(3-aminofenil)-N-(2-(azetidin-1 -il)-2-oxoetil)metanossulfonamida para Exemplo 75

Esse intermediário foi sintetizado análogo de acordo com o W02006114371.
Síntese da N-(3-aminofenil)-metilsulfonamido)-N,N-dimetilacetamida for Exemplo 76

\
Esse intermediário foi sintetizado análogo ao W02006114371.
Síntese da N-(3-aminofenil)-ciclopropanossulfonamido)-N,N-dimetilacetamida para Exemplo 78

98/168
Esse intermediário foi sintetizados análogo de acordo com o
W02006114371.
Síntese da 2-[(3-Amino-fenil)-etanossulfonil-amino]-N,N-dimetil-aceta mida para Exemplo 79

Esse intermediário foi sintetizado análogo ao W02006114371.
Síntese do 5-amino-3-metílbenzoato de etila para Exemplo 88

g de ácido foram dissolvidos em 22 ml_ de HCI etanólico e agi- tados a 60°C por 2 dias. A mistura foi então concentrada e usada sem purifi cação adicional.
Síntese do 3-metilaminobenzoato de etila para Exemplo 92

g de ácido foram dissolvidos em 22 mL de HCI etanólico e agitados a 60°C por 2 dias. A mistura foi então concentrada e usada sem purificação adicional.
Síntese da 4-(3,5-Dimetil-pirazol-1-il)-piridin-2-ilamina para Exemplo 102


Um frasco de reação de micro-ondas de 10 ml foi carregado com
4-cloro-piridinamina (0,5 g) e 3,5-dimetilpirazol (1,12 g); ácido clorídirco (37%, 0,5 ml) e dioxano foram então adicionados. A mistura de reação foi irradiada em um forno de micro-ondas com os seguintes parâmetros: potência: 150W; temperatura: 120°C; tempo: 180 min.
99/168
A mistura de reação foi resfriada à temperatura ambiente e tratada com éter de dietila (2 ml) e etanol (1 ml) e sonicada durante 30 min. No final do tratamento, a mistura foi resfriada durante 14h a 4°C. Um sólido foi filtrado e lavado com éter de dietila e n-hexano para fornecer o produto como o sal de cloridrato (450 mg).
Síntese da 5-amino-tetrametilisoftalamida (I29) para Exemplo 105

I27


Etapa 1:
Em uma solução agitada de 5-nitroisoftalato de monometila (1,0 g,) e DIPEA (1,43 ml) em DCM (30 ml) e DMF (3 ml) foi adicionado HATU (1,69 g) à temperatura ambiente. Após 10 min, dimetilamina (4,4 ml, solução a 2M em THF) foi adicionada e agitação foi continuada por 12h. Água e bi carbonate de sódio foram adicionados à mistura de reação e extraídos com
DCM. A camada orgânica foi separada e concentrada em vácuo. O resíduo foi também purificado por MPLC de fase normal (ciclo-hexano: EtOAc =
80:20 para 30:70) para proporcionar o intermediário I26 (0,91 g)
HPLC (Tr) = 1,29 min (método D)
Etapa 2:
Uma mistura de I26 (2,5 g), MeOH (20 ml) e LiOH(aq) (8% em peso, 5,9 ml) foi agitada a 50°C por 1h. Voláteis foram então removidos em vácuo e o resíduo foi acidificado pelo tratamento com HCI (aq) a 2M. A mistura foi liofilizada, o sólido restante suspenso em água e aquecido a 50°C. A suspensão resultante foi filtrada, o sólido foi lavado com água e petroléter e
100/168 secado em vácuo a 50°C para render I27 (1,56 g) que foi usado sem purificação adicional.
HPLC (Tr) = 0,27 min (método E)
Etapa 3:
HATU (707 mg) foi adicionado em duas porções para uma mistura de I27 (400 mg), DCM (5 ml), DMF (2 ml), diisopropilamina (0,68 ml), e HOBt (227 mg) sob agitação à temperatura ambiente. Dimetilamina (2,1 ml, 2M em THF) foi adicionada e agitação continuada por 48h. Água e bicarbonate de sódio foram então adicionados e a mistura resultante foi extraída com DCM. A camada orgânica foi separada, secada (Na2SO4) e concentrada em vácuo. O resíduo foi também purificado por HPLC de fase reversa, as frações contendo o produto foram remobidas por voláteis combinados, e a mistura aquosa restante extraída com DCM. A camada orgânica foi concentrada para proporcionar I28 (71 mg).
Etapa 4:
Uma solução do intermediário I28 (71 mg) em MeOH (10 ml) foi tratada com hidrogênio na presença de Raney-Nickel (10 mg) à temperatura ambiente. A mistura foi então filtrada e concentrada em vácuo para proporcionar o composto do título I29 (40 mg). O composto foi usado sem purificação adicional na próxima etapa.
HPLC (Tr) = 0,70 min (método D)
Os parceiros de reação para o Exemplo 107 e 106 foram sintetizados analogamente como para o Exemplo 105,
| Intermediário para a Síntese do Exemplo | Estrutura | Método HPLC | Rt [min] | |
| h2H | 0 | |||
| 107 | 0=\ nh2 | NNIe2 | D | 1,26 |
| O | ||||
| 106 | 0 \ NHMe | NMe2 | D | 1,26 |
101/168
Síntese do 3-amino-5-(dimetilcarbamoil)benzoato de metila para Exemplo 108
Uma solução do intermediário I26 (0,91 g) em MeOH (40 ml) foi tratada com hidrogênio na presença de Raney-Nickel (90 mg) à temperatura ambiente. A mistura foi então filtrada e concentradoa em vácuo para proporcionar o composto do título (810 mg). O composto foi usado sem purificação adicional na próxima etapa.
HPLC (Tr) = 0,98 min (método D)
Síntese do 3-amino-5-métoxi benzoato de metila para a Síntese do E-

Em uma suspensão agitada de ácido 3-amino-5-métoxi benzoico (500 mg) em uma mistura de DCM (4,0 ml) e MeOH (2,0 ml) at0°C foi adicionada uma solução de trimetilsilildiazometano em hexano (3,39 ml, 2M) em gotas. Após 15 min, a reação foi concentrada em vácuo. O produto bruto restante foi purificado por HPLC de fase reversa para render o sal de trifluoroacetato do composto do título (280 mg).
HPLC (Tr) = 1,02 min (método D)
Síntese do 3-amino-5-cloro benzoato de etila para a Síntese do Exemplo
112


Etapa 1:
Ácido 5-terc-butilisoftálico (1,3 g) foi dissolvido em MeOH (20 ml). A solução resultante foi resfriada a 0°C e tionlicloreto (0,45 ml) foi adicionado em gotas sob agitação. Após o término da adição, a mistura foi deixada aquecer à temperatura ambiente e foi agitada por mais 7h. A mistura foi então derramada em uma solução de bicarbonato de sódio gelada e extraída
102/168 repetidamente com EtOAc. A fase aquosa foi acidificada com HCI e novamente extraída com EtOAc. As camadas orgânicas combinadas foram lavadas com salmoura e concentradas em vácuo. O resíduo foi desenvolvido por cromatografia de coluna rápida em sílica-gel (DCM:MeOH = 20:1) para render 5-terc-butilisoftalato de metila (1,3 g).
Etapa 2:
Sob uma atmosfera de argônio, 5-terc-butilisoftalato (0,5 g) foi dissolvido em terc-butanol (20 ml). À solução resultante, trietilamina (0,35 ml) e fosforeazidato de difenila (0,56 ml) foram adicionados subsequentemente. A mistura foi então aquecida a refluxo por 12h, resfriada à temperatura ambiente e concentrada em vácuo. O resíduo foi tomado em EtOAc, e subsequentemente lavado com ácido cítrico aquoso diluído, solução saturada de bicarbonato de sódio e salmoura. A camada orgânica foi concentrada em vácuo e o resíduo foi desenvolvido por cromatografia rápida (petrol éter:EtOAc = 3:1) para render 3-(terc-butoxicarbonilamino)-5-terc-butilbenzoato de metila (0,61 g).
Etapa 3:
3-(terc-Butoxicarbonilamino)-5-terc-butilbenzoato de metila (0,42 g) foi dissolvido em DCM (5 ml). À solução resultante, TFA (1 ml) foi adicionado, a mistura foi agitada por 30 min à temperatura ambiente e então concentrada em vácuo. O resíduo foi dissolvido em DCM e extraído com solução aquosa de bicarbonato de sódio. A camada orgânica foi separada, secada sobre sulfato de sódio e concentrada em vácuo para render 3-amino-5terc-butilbenzoato de etila (0,28 g), o qual foi usado para a Síntese do Exemplo 112 sem purificação adicional.
Síntese do 3-amino-5-cloro benzoato de metila para a Síntese do Exemplo 113

ci
Uma solução de 3-cloro-5-nitrobenzoato de metila (300 mg) em
THF (50 ml) foi tratada com hidrogênio (3 bar) na presença de Raney-Nickel
103/168 (10 mg) à temperatura ambiente. A mistura foi então filtrada e concentrada em vácuo para proporcionar o composto do título (204 mg). O composto foi usado sem purificação adicional na próxima etapa.
HPLC (Tr) = 1,36 min (método D)
Síntese do 3-Metil-5-(1-metil-1H-tetrazol-5-il)-fenilamina for Exemplo 114 h2n

Etapa 1:
Etil éster de ácido 3-clorocarbonil-5-nitro-benzoico
Em uma solução de monoetil éster de ácido 5-nitroisoftálico (80 g) em DCM (700 ml) a 25°C foi adicionada solução de cloreto de oxalila a 2M em DCM (63 ml), e DMF (5 ml). A reação foi agitada por 2h e então concentrada em vácuo. O resíduo foi triturado com tolueno e novamente concentrado em vácuo deixando o composto do título (60 g). Tr = 1,40 min para metiléster derivatizado (método D).
Etapa 2:
Etil éster de ácido N-metil-5-nitro-isoftalâmico
Em uma solução a 2M de metilamina em THF (256 ml) a -20°C foi adicionada uma solução pré-resfriada de etil éster de ácido 3-clorocarbonil-5-nitro-benzoico (60 g) em THF (500 ml) em gotas. Essa foi agitada por 20 min e então filtrada. O filtrado foi concentrado em vácuo e o sólido recristalizado a partir de éter de dietila para dar o composto do título (22,5 g) como um sólido. Uma solução de cloreto de oxalila em DCM (63 ml, 2M) foi adicionada com DMF (5 ml). A reação foi agitada por 2h e então concentrada em vácuo. O resíduo foi triturado com tolueno e novamente concentrado em vácuo deixando o composto do título (60g). Tr = 1,53min (método D).
Etapa 3:
Etil éster de ácido 3-(1-metil-1H-tetrazol-5-il)-5-nitro-benzoico
Em uma solução a 2M de etil éster de ácido N-metil-5-nitroisoftalâmico (10 g) em dicloroetano (200 ml) a -20°C foi adicionado anidrido tríflico pré-resfriado (10 ml) em gotas. Esse foi agitado por 30 min e então
104/168 azida de sódio (4,6 g) foi adicionada. Essa foi deixada aquecer à temperatura ambiente e agitada durante a noite. A reação foi neutralizada com 5% de solução de NaHCO3(aq) e as camadas orgânicas e aquosas foram separadas r a camada orgânica secada r concentrads em vácuo. Cromatografia rápida (100:0 para 50:50 gradiente ciclo-hexano:EtOAc) proporcionou o composto do título (6,5 g). Tr = 1,52 min (método D).
Etapa 4:
Etil éster de ácido 3-Amino-5-(1-metil-1H-tetrazol-5-il)-benzoico
Uma solução de etil éster de ácido 3-(1-metil-1 H-tetrazol-5-il)-5nitro-benzoico (6,5 g) em EtOAc:etanol (1:1, 320 ml) foi hidrogenada a 20°C e 50 psi com 10% de Pd/C (750 mg). Após término da reação, a mistura foi filtrada e o filtrado concentrado em vácuo para dar o composto do título (4,2 g). Tr = 1,21 min (método D).
Etapa 5:
[3-Amino-5-(1 -metil-1 H-tetrazol-5-il)-fenil]-metanol
Em uma solução de etil éster de ácido 3-Amino-5-(1 -metil-1 Htetrazol-5-il)-benzoico (250 mg) em THF (5 ml) a 0°C foi adicionada solução pré-resfriada de LÍAIH4 a 1M em THF(2 ml) em gotas. Essa foi agitada por 3h. A mistura de reação foi derramada em água gelada e extraída em EtOAc. A camada orgânica foi separada, secada e concentrada em vácuo. Cromatografia rápida (100:0 para 95:5 gradiente DCM:MeOH) proporcionou o composto do título (70 mg).
Rf = 0,19 (DCM:MeOH 95:5).
Etapa 6: 3-Metil-5-(1 -metil-1 H-tetrazol-5-il)-fenilamina
Uma solução de [3-Amino-5-(1 -metil-1 H-tetrazol-5-il)-fenil]-metanol (450 mg) em MeOH (20 ml) com poucas gotas de. HCI (aq) conc foi hidrogenada em um aparelho H-cubo a 30°C, e 10bar com a vazão de 1mL/min usando um cartucho Pd/C. Após término da reação, a mistura foi concentrada em vácuo e o resíduo basificado com um K2CO3(aq) diluído. Esse foi extraído com EtOAc e a camada orgânica foi separada, secada e
105/168 concentrada em vácuo. O resíduo foi purificado por cromatografia rápida (98:2 DCM:MeOH) para dar o composto do título (320 mg).
Rf = 0,46 (95:5 DCM:MeOH)
S3.2 Síntese dos brometo ou cloretos aromáticos para o procedimento C Síntese da 2-Cloro-4-(3,5-dimetil-isoxazol-4-il)-piridina para o Exemplo 187
N-O

O composto do título foi preparado a partir de 4-bromo-3,5-dimetilisoxazol geralmente de acordo com o procedimento sintético descrito para
2-Cloro-4-[1-(tetra-hidro-piran-2-il)-1H-pirazol-4-il]-piridina. UPLC (Tr) = 0,81 min (método N)
Síntese da 2-Cloro-6-metil-4-(5-metil-[1,2,4]oxadiazol-3-il)-piridina para o
Exemplo 188


Em uma suspensão de 2-cloro-6-metil-isonicotinamida (0,50 g, 2,93 mmol) em DCM seco (10 ml), piridina seca (0,26 ml) foi adicionada e a mistura foi resfriada a 0°C sob atmosfera inerte. Anidrido trifluoroacético (0,45 ml) foi adicionado em gotas sob agitação, o banho de resfriamento foi removido e a mistura de reação foi agitada por 4h. Após esse período, outras porções de piridina (0,074 ml) e anidrido trifluoroacético (0,12 ml) foram adicionadas e a mistura agitada à temperatura ambiente por mais 3h.
A reação foi extinta com solução aquosa de NaHCO3, as fases foram separadas e a camada aquosa extraída com DCM. Os extratos orgânicos combinados foram lavados com salmoura, secados sob Na2SO4, filtrados e o solvente foi evaporado sob pressão reduzida. O bruto produto foi
106/168 obtido (0,378 g) e usado na próxima etapa sem purificação adicional. UPLC (Tr) = 1,65 min (método M)
2-Cloro-6-metil-isonicotinonitrila (378 mg) foi dissolvida em etanol (4 ml) e cloridrato de hidroxilamina (379 mg) foi adicionado seguido por uma solução de carbonato de sódio (577 mg) em água (8 ml). A mistura de reação é aquecida a 75°C e agitada por 18h. Etanol foi evaporado sob pressão reduzida e o resíduo aquoso extraído com EtOAc. Os extratos combinados foram lavados com água e salmoura, secados sob Na2SO4, filtrados e o solvente foi evaporado sob pressão reduzida. O bruto produto foi obtido (401 mg) e usado na próxima etapa sem purificação adicional. UPLC (Tr) = 0,67 min (método M)
2-Cloro-N-hidróxi-6-metil-isonicotinamidina (120 mg) foi suspenso em trimetilortoacetato (3 ml) sob atmosfera inerte e ácido acético (0,3 ml) foi adicionado. A mistura foi aquecida a 100°C e agitada por 2h. Após resfriamento à temperatura ambiente, o solvente foi evaporado sob pressão reduzida e o resíduo dividido entre EtOAc e solução aquosa de NaHCO3, A camada orgânica foi separada, lavada com água e salmoura, secada sob Na2SO4, filtrada e o solvente foi evaporado sob pressão reduzida. O bruto foi purificado por cromatografia de coluna rápida (10 g de cartucho de sílicagel Isolute®; eluição de gradiente: hexano/EtOAc de 10/0 para 9/1) proporcionando o composto do título (107 mg). HPLC (Tr) = 3,17 min (método L).
Síntese do 2,6 dibromo-isonicotinato de metila para a Síntese do Exemplo 194

Em um frasco de fundo redondo de três gargalos equipado com um agitador mecânico e saída de gás de ácido cirtrazínico sólido (15 g) e oxibrometo fosforoso (45 g) foram completamente misturados e aquecidos a 140°C por 12 a 14h. A mistura resultante foi resfriada a 0°C antes de MeOH (100 ml) ter sido adicionado cuidadosamente sob agitação vigorosa. A mistura resultante foi então derramada em uma solução aquosa resfriada (0°C)
107/168 de carbonato de sódio (1M, 500ml), antes do clorofórmio (500 ml) ser adicionado. A mistura bifásica foi filtrada através de um filtro de papel, antes da camada orgânica ser separada. Após filtração através de carvão, a solução foi concentrada em vácuo. O resíduo foi purificado por MPLC (DCM:MeOH = 100:3 para 100:6) para render 2,6 dibromo-isonicotinao de metila (13,7 g).
HPLC (Tr) = 1,62 (método D)
Síntese do 2-bromo-6-metoxiisonicotinato de metila para o Exemplo 195

Uma solução de metóxido de sódio (375 mg) e 2,6 dibromoisonicotinato de metila (1,0 g) em MeOH (20 ml) foi aquecida em um forno de micro-ondas a 130°C por 30 min. Então, metóxido de sódio adicional (281 mg) foi adicionado e aquecimento continuou por mais 15 min a 130°C. Ácido sulfúrico concentrado (1,86 ml) foi então adicionado à mistura de reação e a suspensão resultante foi aquecida por 4h a 80-85°C.
Após resfriamento à temperatura ambiente, a mistura foi derramada em uma solução aquosa gelada de carbonato de sódio (100 mL) e extraída com DCM (100 ml). A camada orgânica foi separada, secada sobre Na2SO4 e concentrada em vácuo. O resíduo foi purificado por MPLC (DCM:MeOH = 100:3 para 100:5) para render 710 mg de uma mistura de 70:30 do produto desejado (497 mg) e o ácido trimetil cirtrazínico correspondente (213 mg). A mistura foi usada para transformações subsequentes sem purificação adicional.
HPLC (Tr) = 1,66 min (método D)
Síntese da 2-Cloro-6-metil-4-(1-metil-1H-tetrazol-5-il)-piridina para o Exemplo 191

108/168
Etapa 1:
2-Cloro-6,N,N-trimetil-isonicotinamida
Em uma solução de ácido 2-Cloro-6-metil-isonicotinic acid (1 g) in DMF (200 ml) at 25°C foi adicionada DIPEA (2,9 ml_) and TBTU (1,8 ml). Após 5 min, dimetilamina (0,75 g) foi adicionada em gotas. Essa foi agitada durante a noite. A reação foi adicionada na água e extraída com EtOAc. A camada orgânica foi separada, secada e concentrada em vácuo. Cromatografia rápida (9:1 para 2:8 gradiente ciclo-hexano:EtOAc) proporcionou o composto do título (320mg). Rf = 0,56 (1:1 ciclo-hexano:EtOAc)
Etapa 2:
2-Cloro-6-metil-4-(1 -metil-1 H-tetrazol-5-il)-piridina
Em uma solução de 2-Cloro-6,N,N-trimetil-isonicotinamida (2,3 g) em acetonitrila (30 ml) a -15°C foi adicionado DCM (20 ml) anidrido tríflico pré-resfriado (3 ml_) em gotas. Esse foi agitado por 10 min a -10°C e então azida de sódio (4,6 g) foi adicionada. Essa foi deixada aquecer à temperatura ambiente e após 2h, a reação foi neutralizada com uma solução gelada de 5% de NaHCO3(aq) e extraída com EtOAc. A camada orgânica foi separada, secada e concentrada em vácuo. Cromatografia rápida (100:0 para 40:60 gradiente ciclo-hexano:EtOAc) proporcionou o composto do título (260 mg). Tr= 1,21 min (método D).
S.4. Síntese dos Exemplos de acordo com o procedimento A a G
S.4.1. Síntese dos Exemplos de acordo com o procedimento A (Exemplos 1-131)
Método de formação amida A:

R2 R2
Em uma solução agitada do bloco de construção A (1 eq) em DMF, NMP, DCM ou clorofórmio à temperatura ambiente é adicionado DIPEA ou TEA (2-8 eq), HATU ou TBTU (1-4 eq) e HOBt (0-2 eq). Após 20-45 min, parceiro de reação da amina (1,2-2 eq) é adicionado e a mistura agitada
109/168 por mais 40-120 min. Água e TFA são então adicionados e a mistura é separada através de HPLC de fase reversa para prover as amidas desejadas. A mistura de reação pode ser filtrada sobre ALOX básico ou extraída com DCM após adição de solução aquosa de NaHCO3 seguido por concentração das frações orgânicas em vácuo antes da purificação de HPLC.
Síntese do Exemplo 1:

Bloco de construção A1 (60 mg) foi dissolvido em NMP (0,5 ml) e DIPEA (0,15 ml). HATU (120 mg) foi adicionado e a solução foi agitada por 45 min à temperatura ambiente. 3-(1-metil-1H-tetrazol-5-il)anilina (34 mg) foi adicionada e a mistura foi agitada por mais 1h. Algumas gotas de água e TFA foram adicionadas e a mistura foi separada através de HPLC de fase reversa. As frações desejadas foram coletadas, combinadas e liofilizadas para render Exemplo 1 (18 mg) como o sal de TFA. HPLC: 1,3 min (método D) Método de formação de amida B:
Em uma solução agitada do bloco de construção A (1 eq) em DCM à temperatura ambiente é adicionado oxalilcloreto (2-5 eq, solução limpa ou 2M em DCM) e a mistura agitada por 0,5-2h e então concentrada em vácuo. Piridina, DMAP (0-0,1 eq) e parceiro de reação de amina (2-3 eq) são adicionados e a mistura agitada por 1 -2h, então concentrada, dissolvida em ACN, água e TFA e separada através de HPLC de fase reversa para dar as amidas desejadas.
Síntese do Exemplo 2:

110/168
Bloco de construção A1 (80 mg) foi dissolvido em DCM (2 ml), e uma solução de oxalilcloreto em DCM (0,2 ml, 2M) foi adicionada and a mistura foi agitada a 25°C por 2h e então concentrada em vácuo. Piridina (1 ml) e cloridrato de 3-amino-N-metil-5-(trifluorometil)benzamida (88 mg) são adicionados e a mistura foi ainda agitada por 2h, então concentrada, dissolvida em acetonitrila, água e TFA e separadas através de HPLC de fase reversa para dar o Exemplo 2 (45 mg) como o sal de TFA. HPLC: 1,37 min (método D) Síntese do Exemplo 3:

Bloco de construção A1 (80 mg) foi dissolvido em DCM (2 ml), oxalilcloreto (0,07 ml) foi adicionado e a mistura foi agitada à temperatura ambiente por 0,75h e então concentrada em vácuo. Piridina (1 ml), 4dimetilaminopiridina (2 mg) e etil éster de ácido 5-Amino-1,3,4-tiadiazol-2carboxílico (60 mg) foram adicionados e a mistura foi também agitada por 1 h, então concentrada, dissolvida em acetonitrila e separada através de HPLC de fase reversa para dar o Exemplo 3 (17 mg). HPLC: 1,34 min (método
D)
Os seguintes Exemplos 4-115 foram sintetizados em analogia ao Exemplo 1-3 dos blocos de construção A1 a A4.

111/168
| N° | R2 | R1 | R3, R4 | * | Trfmin] (método) | Método de formação de amida | Bloco de construção |
| 4 | *^Q-ci | H *—N \=Λ «Η | Η, Η | R | 1,26 (D) | A | A1 |
| 5 | ^-0·“ | *—N V=/VN | Η, Η | R | 1,36 (D) | A | A1 |
| 6 | Cl | Η *—Ν Zyá°N^ \=/ «Η | Η, Η | R | 1,35 (D) | A | A3 |
| 7 | ^-0-° | Η *—Ν /vf )=/ Ν— Ο=( Η Ν— Η | Η, Η | R | 1,21 (D) | A | A1 |
| 8 | Η θψ> η ryNjLN/ ι | Η, Η | R | 1,29 (D) | A | A1 | |
| 9 | ^-0-° | Η *—Ν | Η, Η | R | 1,35 (D) | A | A1 |
| 10 | ^-0-° | -U Η 0 h/Λ \=/ V-N | Η, Η | R | 1,34 (D) | A | A1 |
| 11 | Η *—Ν ^-Νύ Λ___, Ν XJ | Η, Η | R | 1,30 (D) | A | A1 | |
| 12 | ^0-°1 | Η *—Ν \=/ Ϊ>Η | Η, Η | S | 1,20 (C) | A | A1 |
112/168
| N° | R2 | R1 | R3,R4 | ★ | Tifmin] (método) | Método de formação de amida | Bloco de construção |
| 13 | *—N J] o | Η, H | R | 1,39 (D) | A | A1 | |
| 14 | ’AZ^' | H /9 *' Ό 'o A | Η, H | R | 1,36 (D) | A | A1 |
| 15 | ’k-Q-c’ | * Ίθ | Η, H | R | 1,39 (D) | A | A1 |
| 16 | 'AZ^1 | .-H )A-A'nh | Η, H | R | 1,26 (D) | B | A1 |
| 17 | ’Α^-“ | H *—N 0 tyòNH | Η, H | R | 1,55 (B) | A | A1 |
| 18 | AZA | H *—N O <^ΗΝ0* | Η, H | R | 1,61 (B) | A | A1 |
| 19 | ‘AZ^CI | H *—N N\ | H,H | R | 1,46 (B) | A | A1 |
| 20 | 'AZ^ci | H *—N Kk \=/ ô | Η, H | R | 1,74 (B) | A | A1 |
| 21 | H Ok/O Q »-n τ y ΓΑ^Υ | Η, H | R | 1,61 (B) | A | A1 | |
| 22 | 'AZA | H *—N tHO | Η, H | R | 1,80 (B) | A | A1 |
113/168
| N° | R2 | R1 | R3, R4 | ★ | Trfmin] (método) | Método de formação de amida | Bloco de construção |
| 23 | --Q | H H | Η, H | s | 1,51 (B) | A | A1 |
| 24 | ΆΖΑ' | VrQ lí T | Η, H | R | 1,53 (B) | A | A1 |
| 25 | -ο Cl | zp \=/ k N H | Η, H | R | 1,25 | A | A3 |
| 26 | ^-O“ci | H *—N ,° /—OH CH | Η, H | R | 1,59 (B) | A | A1 |
| 27 | u H H i—N JT \ FT/ N | Η, H | R | 1,42 (B) | A | A1 | |
| 28 | *-N J\\ | Η, H | R | 1,62 (B) | A | A1 | |
| 29 | .Vi Η O | Η, H | R | 1,58 (B) | A | A1 | |
| 30 | H YV°\ | Η, H | R | 1,36 (B) | A | A1 | |
| 31 | ^-q-0 | Ό3 N H | Η, H | R | 1,50 (B) | A | A1 |
| 32 | .-H Kf \=/ nh2 o=\ nh2 | Η, H | R | 1,43 (B) | A | A1 |
114/168
| N° | R2 | R1 | R3,R4 | * | Trfmin] (método) | Método de formação de amida | Bloco de construção |
| 33 | H /=(YR. N—ά N 2 | Η, H | R | 1,54 (B) | A | A1 | |
| 34 | °\ | Η, H | R | 1,58 (B) | A | A1 | |
| 35 | -Q- | H / \ / n—ç 2—1\ | Η, H | S | 1,90 (B) | A | A2 |
| 36 | ‘^Qci | H XhT | Η, H | R | 1,30 (B) | A | A1 |
| 37 | --Q | H /=\ I H Ύ'' * o | Η, H | R | 1,52 (B) | A | A1 |
| 38 | \_/ F H ? n-Á ° > it | Η, H | S | 1,71 (B) | A | A1 | |
| 39 | H~>ci | o < /NY I H N—\ / * H | Η, H | R | 1,72 (B) | A | A1 |
| 40 | '-O'1 | H *-Nx^ T η N J | Η, H | S | 1,49 (B) | A | A2 |
| 41 | H i/~^ jn N__ | Η, H | R | 1,43 (B) | A | A1 | |
| 42 | '-Q·01 | H /=\ / \ H | Η, H | S | 1,64 (B) | A | A1 |
115/168
| N° | R2 | R1 | R3,R4 | ★ | Trfmin] (método) | Método de formação de amida | Biocode construção |
| 43 | 0- | Η, H | R | 1,72 (B) | A | A1 | |
| 44 | •WX* Η H | Η, H | R | 1,59 (B) | A | A1 | |
| 45 | ^Qci | H /7“λ ;n N \ | Η, H | S | 1,50 (B) | A | A2 |
| 46 | H | Η, H | S | 1,63 (B) | A | A2 | |
| 47 | MZX1 | h N-q *Νχ^Λ ό>__( I N | Η, H | S | 1,68 (B) | A | A2 |
| 48 | H F F | Η, H | S | 1,66 (B) | A | A2 | |
| 49 | MZ)-ci | *-O N'SX\--- HO X | Η, H | S | 1,68 (B) | A | A2 |
| 50 | '-Q-ci | O' H N^X ‘NvA 1 N-^o^ | Η, H | S | 1,59 (B) | A | A2 |
| 51 | MD-01 | hAo | Η, H | S | 1,63 (B) | A | A2 |
| 52 | H n~a ;n 0 | Η, H | S | 1,65 (B) | A | A2 | |
| 53 | H •'V » CN’V 0 | Η, H | S | 1,51 (B) | A | A2 |
116/168
| N° | R2 | R1 | R3, R4 | ★ | Trfmin] (método) | Método de formação de amida | Biocode construção |
| 54 | Br | Η, H | R | 1,75 (B) | A | A2 | |
| 55 | θ\ | Η, H | S | 1,74 (B) | A | A2 | |
| 56 | fH^F F | Η, H | S | 1,78 (B) | A | A2 | |
| 57 | F | Η, H | S | 1,74 (B) | A | A2 | |
| 58 | H>ci | F | Η, H | S | 1,72 (B) | A | A2 |
| 59 | H>ci | F .FA | Η, H | R | 1,72 (B) | A | A2 |
| 60 | Η, H | S | 1,39 (B) | A | A2 | ||
| 61 | MZ^ci | Η, H | S | 1,78 (B) | A | A2 | |
| 62 | -v-Q-ci | -Q>f | Η, H | S | 1,72 (B) | A | A2 |
117/168
| N° | R2 | R1 | R3,R4 | * | Tr[min] (método) | Método de formação de amida | Bloco de construção |
| 63 | Η, H | R | 1,64 (B) | A | A2 | ||
| 64 | MZ^ci | H F rv \ | Η, H | R | 1,40 (B) | A | A2 |
| 65 | F F / F | Η, H | R | 1,40 (B) | A | A2 | |
| 66 | XT0 | H Crn \=N | Η, H | S | 1,42 (B) | A | A2 |
| 67 | *^Qci | h r“O~cl .,-N if Z * V^N L H Ό | Η, H | S | 1,56;1,64 (B) | A | A2 |
| 68 | H rH Ύ NH | Η, H | R | 1,61 (B) | A | A2 | |
| 69 | '^Qci | I \ /21 Ζ. 7 zu | Η, H | S | 1,44 (B) | A | A2 |
| 70 | ‘^Q-ci | h 11 JL /%^CI | Η, H | S | 1,62 (B) | A | A2 |
| 71 | ^^-Cl | Η, H | S | 1,72 (B) | A | A2 | |
| 72 | *-^nCZX^) * Χ_^**·*Χ / | Η, H | S | 1,68 (B) | A | A2 |
118/168
| N° | R2 | R1 | R3,R4 | •k | Tijmin] (método) | Método de formação de amida | Bloco de construção |
| 73 | ’x-Q-ci | F | Η, H | s | 1,70 (B) | A | A2 |
| 74 | 0“ | Η, H | R | 1,68 (B) | A | A2 | |
| 75 | l· ^q>o / O”/S\\ h3c o | * * | R | 1,31 (E) | A | A4 | |
| 76 | N 'Q /v0 ( h3c^n/j^o I CH, | / \ | R | 1,31 (E) | A | A4 | |
| 77 | Λ h3c \ n-n y-v V. u // V-^%- /N \/ N | * * | R | 1,31 (E) | A | A4 | |
| 78 | M^CI | x, ___ 'Ό ,0 N^qt___ HC HjG—N \ CH, | / \ | R | 1,33 (E) | A | A4 |
| 79 | l· N P < ?|^CH, L o h,c^n/^o | * * | R | 1,34 (E) | A | A4 | |
| 80 | ^-0-° | N V=\ zo (\ /^ST^N\ /CH3 VJ^ 'b | J \* | R | 1,38 (E) | A | A4 |
119/168
| N° | R2 | R1 | R3, R4 | •k | Trfmin] (método) | Método de formação de amida | Biocode construção |
| 81 | N | * * | R | 1,22 (E) | A | A4 | |
| 82 | N 'y=\ /° VJ)n-ch3 h3c | A * | R | 1,24; 1,29 (E) | A | A4 | |
| 83 | MZ^ci | Xi N o | / \ | R | 1,45 (E) | A | A4 |
| 84 | N ° V__7 N / h3c | / \ | R | 1,23 (E) | A | A4 | |
| 85 | >ς /N-iY h3c | * * | R | 1,33 (E) | A | A4 | |
| 86 | ^Q-ci | N CH, | * * | R | 1,37 (E) | A | A4 |
| 87 | ‘^Qci | *—N Za/P N r~\ \==7 0— | Η, H | R | 1,35 (D) | B | A1 |
| 88 | H *—N \=x Q—^ | Η, H | R | 1,48 (D) | A | A1 | |
| 89 | MZ^ci | H *—N \=/ 0-^ | Η, H | R | 1,37 (D) | B | A1 |
120/168
| N° | R2 | R1 | R3,R4 | * | Tr[min] (método) | Método de formação de amida | Biocode construção |
| 90 | *—N \=/ 0_/ | Η, H | R | 1,40 (D) | A | A1 | |
| 91 | ^-Q-ci | /AX/ | Η, H | R | 1,67 (B) | A | A1 |
| 92 | *^Qci | *-NZ \=/ Q—/ | Η, H | R | 1,39 (D) | A | A1 |
| 93 | -M θ o | Η, H | R | 1,26 (D) | B | A1 | |
| 94 | H Aí OZ N—< I / \^hk * | Η, H | R | 1,87 (A) | A | A1 | |
| 95 | sq* | .- Λλ | Η, H | R | 1,91 (A) | A | A1 |
| 96 | -Qci | /° *-nAQo- | Η, H | R | 1,66 (B) | A | A2 |
| 97 | '-Cl·’ | H Γιΐ -N jk y | N \/o\ o | Η, H | S | 1,37 (B) | A | A2 |
| 98 | H _/~fl I? νΛ Jk JL | Η, H | R | 1,36 (D) | B | A2 | |
| 99 | ^ci | / O ω^Ζ I2s | Η, H | R | 1,31 (D) | B | A1 |
121/168
| N° | R2 | R1 | R3,R4 | ★ | Trfmin] (método) | Método de formação de amida | Biocode construção |
| 100 | H N-(\ X * N\ | Η, H | R | 2,07 (A) | A | A1 | |
| 101 | H *—N N V— N Ί | Η, H | R | 9,22 (0) | A | A1 | |
| 102 | ^-0-° | H *—N Υψ· | Η, H | R | 9,75 (0) | A | A1 |
| 103 | *—N b | Η, H | R | 1,26 (D) | B | A1 | |
| 104 | *—N | Η, H | R | 1,35 (D) | A | A1 | |
| 105 | -W )=/ N— 0=( Z N— / | Η, H | R | 1,23 (D) | B | A1 | |
| 106 | )=/ NH 0=( 7 N— / | Η, H | R | 1,23 (D) | A | A1 | |
| 107 | —N )=/ nh2 O=( r | Η, H | R | 1,20 (D) | A | A1 |
122/168
| N° | R2 | R1 | R3, R4 | * | Trfmin] (método) | Método de formação de amida | Biocode construção |
| 108 | —N \=7 o— °=\ N— / | Η, H | R | 1,21 (D) | B | A1 | |
| 109 | H *—N λγγ \=\ o— 0 / | Η, H | R | 1,33 (D) | A | A1 | |
| 110 | AZA | H *—N Κγ 2=/ o F ---/ | Η, H | R | 1,47 (D) | B | A1 |
| 111 | ΆΖ^1 | H *—N Ay/ \=/ o MeO / | Η, H | R | 1,40 (D) | A | A1 |
| 112 | AZA | H *—N Apf | Η, H | R | 1,53 (D) | A | A1 |
| 113 | 'AZ^1 | H *—N Ay/ }==/ o Cl / | Η, H | R | 1,48 (D) | A | A1 |
| 114 | ’“AA | .-H zN N | Η, H | R | 1,26 (E) | A | A1 |
| 115 | 'AZH1 Cl | H *—N r N-^ | Η, H | R | 1,26 (D) | A | A3 |
123/168
Síntese dos exemplos de blocos de construção A5 - A8
Exemplo 116

Em uma solução agitada gelada do bloco de construção A5 (0,11 g), 3-amino-benzonitrila (0,08 g), DIPEA (0,26 ml) e DMAP (0,01 g) e
DMF seca (1 ml), foi adicionado fluoroformamidínio hexafluorofosfato de tetrametila (0,1 mg). Após 5 min, o banho de resfriamento foi removido e a mistura de reação agitada à temperatura ambiente até total desaparecimento do ácido de partida.
O solvente e os voláteis foram removidos sob pressão reduzida, o resíduo oleoso espesso foi purificado por LC-MS preparativo, proporcionando o exemplo 116 (como sal de TFA) (0,02 mg).HPLC (Tr) = 8,38 min (método O)
Os exemplos seguintes são sintetizados em analogia à prepara15 ção do exemplo 116:

| Exemplo | R1 | Tr [min] (método) | Bloco de construção |
| 117 | H /N-N^ | 8,27 (P) | A5 |
| 118 | 71 h N /N~V7 | 6,90 (P ) | A5 |
| 119 | o 1- Ν' / H j) H | 8,38 (O) | A5 |
Exemplo 120
124/168

Bloco de construção A7 (0,07 g) foi dissolvido em DMF seca (2 ml); HATU (0,09 g) e DIPEA (0,15 mL) foram adicionados na sequência e o total agitado à temperatura ambiente por 15 min. Então, 3-piridin-4-il-fenila5 mina foi adicionada (0,04 g) e a solução amarela resultante agitada a 40°C até toai desaparecimento do ácido de partida. O solvente e os voláteis foram removidos sob presão reduzida; o resíduo oleoso foi purificado por LC-MS preparativo, proporcionando o composto do título (com sal de TFA) (62 mg).
HPLC (Tr) = 10,02 min, Método = F
Os exemplos seguintes são sintetizados em analogia à preparação do exemplo 120

| N° | R1 | * | Tr [min] (método) | Bloco de construção |
| 121 | r-S H f /> | R | 7,33 (P) | A7 |
| 122 | Η | R | 6,90 (P) | A7 |
| 123 | H n-n * xy | R | 7,08 (P) | A7 |
| 124 | H Ζίγ\ * O'N | S | 3,05 (G) | A8 |
| 125 | r-S H í /> | S | 2,88 (G) | A8 |
125/168
| N° | R1 | ★ | Tr [min] (método) | Bloco de construção |
| 126 | H N'N | s | 2,43 (G) | A8 |
| 127 | H ? k H | s | 8,27 (F) | A8 |
| 128 | Η J°)-N z aVV'n h | s | 2,72 (G) | A8 |
| 129 | ,νΑ [L * O'N | s | 2,49 (G) | A8 |
| 130 | H | R | 2,67 (G) | A6 |
| 131 | Ο Vnz / Η A -A ? H | R | 2,49 (G) | A6 |
S.4.2. Síntese dos exemplos de acordo com o procedimento B (exemplos 132-191)
Síntese do exemplo 132

Em uma solução agitada do Bloco de construção B1 (120 mg) em DMF (2 ml) à temperatura ambiente, foi adicionado DIPEA (0,2 ml), HATU (175 mg). Após 20 min, pirrolidina (49 mg) foi adicionada e a mistura agitada por mais 1,5h. Algumas gotas de água e TFA foram adicionadas e a mistura foi separada através de HPLC de fase reversa. As frações desejadas foram coletadas, combinadas e liofilizdas para render o exemplo 132 (30 mg) como o sal de TFA. HPLC: Tr = 1,29 min (método D)
Os exemplos seguintes foram sintetizados a partir do bloco de construção B1 a B18 em analogia ao exemplo 132.
126/168

| N° | R1 | X | •k | Tr [min] (método) | Bloco de construção |
| 133 | H n | Cl | R | 1,34 (D) | B4 |
| 134 | H χΧ H | Cl | R | 1,34 (D) | B4 |
| 135 | H *-N nKx° \=/ N— / / | Cl | R | 1,26 (D) | B1 |
| 136 | Η O JL ((/ H v | Cl | R | 1,35 (D) | B4 |
| 137 | Η O JL LJ H ' | Cl | R | 1,34 (D) | B4 |
| 138 | /N. 11 1 * On | Cl | R | 1.37(D) | B4 |
| 139 | H n __P vu | Cl | R | 1,32 (D) | B3 |
| 140 | .Λ o ΌΧί X/Ó | Cl | R | 1,26 (D) | B1 |
| 141 | H 0 /N^. JL ' XJi | Cl | R | 1,28 (D) | B4 |
| 142 | *—N \==/ N·^ / H | Cl | R | 1,29 (D) | B2 |
127/168
| N° | R1 | X | * | Tr [min] (método) | Bloco de construção |
| 143 | H n [1 H | Cl | R | 1,36 (D) | B4 |
| 144 | ,JL· j? A (jt | Cl | R | 1,32 (D) | B4 |
| 145 | O F H F | Cl | R | 1,32 (D) | B4 |
| 146 | 'Vo | Cl | R | 1,31 (D) | B4 |
| 147 | Η O */N\^X JL H TIT'' N\^ 1 | Cl | R | 1,24 (D) | B3 |
| 148 | H 0 a S A ¥ ((J H | Cl | R | 1,29 (D) | B4 |
| 149 | H 1 | Cl | R | 1,38 (D) | B4 |
| 150 | W | Cl | R | 1.26(D) | B1 |
| 151 | Η Q *-Νκ^χ J X^ H | Cl | R | 1,25 (D) | B4 |
| 152 | h o /N II θα | Cl | R | 1,30 (D) | B4 |
| 153 | w | Cl | R | 1.29(D) | B4 |
| 154 | Η O *x'N\--\ J/ N_N H | Cl | R | 1.34(D) | B4 |
128/168
| N° | R1 | X | * | Tr [min] (método) | Bloco de construção |
| 155 | H u H tvr N__ o | Cl | R | 1,53 (B) | B5 |
| 156 | Η O ^OH /X II 1 | Cl | R | 1,25 (D) | B4 |
| 157 | H 0 JZ / nc | Cl | R | 1,35 (D) | B4 |
| 158 | H *N O w | Cl | R | 1,39 (D) | B4 |
| 159 | H *x'Nx--\ /? /—0H V \ | Cl | R | 1,22 (D) | B4 |
| 160 | H ff * ΥΥΎΊ | Cl | R | 1,24 (D) | B3 |
| 161 | H ThP H | Cl | R | 1,29 (D) | B4 |
| 162 | H *—N H | Cl | R | 1,28 (D) | B4 |
| 163 | H *Nk O \/ rv^ _r~ \=/ N—' -- H | Cl | R | 1,41 (D) | B4 |
| 164 | H N-' N'X o | Cl | R | 1,53 (B) | B5 |
| 165 | .-Η o N'-'X X=A H | Cl | R | 1,59 (B) | B1 |
129/168
| N° | R1 | X | * | Tr [min] (método) | Bloco de construção |
| 166 | /N P ' CrV | Cl | R | 1,26 (D) | B6 |
| 167 | H *—N r /- | Cl | R | 1,22 (E) | B2 |
| 168 | *—N λν/ /=/ Να / | Cl | R | 1,26 (E) | B8 |
| 169 | H *N O \=/ NH / / Cl | Cl | R | 1,24 (E) | B8 |
| 170 | H θ \=^ /N^×°H | Cl | R | 1.25(E) | B10 |
| 171 | Λ o ry% 1 | Cl | R | 1,35 (E) | B10 |
| 172 | H P rv^ -Á r | Cl | R | 1,30 (E) | B10 |
| 173 | .Jt o Ν' /7 1 | Cl | R | 1,22 (E) | B9 |
| 174 | Η Λ /N /9 l! nh /7 1 | Cl | R | 1,19 (E) | B9 |
130/168
| N° | R1 | X | * | Tr [min] (método) | Bloco de construção |
| 175 | _H /P \ /—\ r-OH )=/ N—/ | Cl | R | 1,14 (E) | B2 |
| 176 | *—N ky/ )=/ N— F^ / | Cl | R | 1.24(E) | B7 |
| 177 | H o γ\λ \-=/ NH / / F | Cl | R | 1,20 (E) | B7 |
| 178 | H O w rx_oH 0 ‘ I | Cl | R | 1,12 (E) | B11 |
| 179 | H O PM \=Z N— 1 / | Cl | R | 1,18 (E) | B11 |
| 180 | -v ° rv< \=/ NH o 1 / | Cl | R | 1.18(E) | B11 |
| 181 | H *—N Tu *r r | Cl | R | 1,34 (D) | B15 |
| 182 | nH-/ /- | Cl | R | 1,36 (D) | B13 |
| 183 | Λ /? * ÇHr ^o | Cl | R | 1,29 (D) | B14 |
| 184 | _H * Fw 7=/ N— / / | Cl | R | 1,31 (D) | B12 |
| 185 | * zN XN | Cl | R | 1,17 (E) | B16 |
131/168
| N° | R1 | X | * | Tr [min] (método) | Bloco de construção |
| 186 | N~λ ' '—OH n'3 | Cl | R | 1,24 (D) | B16 |
| 187 | -N Fu CF nC ,N o N | Cl | R | 1,26 (D) | B16 |
| 188 | Vaz? N /—\ n— / / | Br | R | 1,28 (D) | B18 |
| 189 | s 1 | Cl | R | 1,34 (D) | B17 |
| 190 | X S €ΤΝΗ 1 | Cl | R | 1,50 (B) | B19 |
| 191 | Λ, s O^N 1 | Cl | R | 1,34 (D) | B20 |
S.4,3, Síntese dos exemplos de acordo com o procedimento C (exemplos 192-196)
Exemplo 192

Cl
2-Cloro-4-(3,5-dimetil-isoxazol-4-il)-piridina (25 mg) e bloco de construção C1 (25mg) foram dissolvidos em dioxano seco (1,2 ml) sob atmosfera inerte e acetato de paládio(ll) (2 mg), 4,5-bis(difenilfosfino)-9,9dimetilxanteno (11 mg) e carbonato de césio (81 mg) foram adicionados sub
132/168 sequentemente. A mistura foi aquecida a 100°C e agitada por 18h. Após resfriamento à temperatura ambiente, a mistura de reação foi diluída com DCM, lavada com água and salmoura, secada sob Na2SO4, filtrada e o solvente foi evaporado sob pressão reduzida. O bruto foi purificado por cromatografia 5 de coluna rápida (10 g de cartucho de sílica-gel Isolute®; eluição de gradiente: DCM/MeOH de 97/3 a 95/5) proporcionando o composto do título (49mg).
HPLC (Tr) = 9,47 min (método O)
Os exemplos seguintes são sintetizados em analogia à preparação do exemplo 192

| N° | R1 | * | Tr [min] (método) | Bloco de construção |
| 193 | H y/V | R | 3,37 (L) | C1 |
| 194 | H 05 Br | R | 1,45 (D) | C1 |
| 195 | -V o m / / MeO | R | 1.46(D) | C1 |
| 196 | H *“N M / 1 | R | 1.23(E) | C1 |
S.4.4. Síntese dos exemplos de acordo com o procedimento D (exemplos 197-208)
Exemplo 197


133/168
Bloco de construção D1 (0,08 g) e bezaldeído de 3-fluoro-4trifluorometóxi (0,05 g) foram dissolvidos em 25% de MeOH em DCM (4 ml) e a solução resultante agitada à temperatura ambiente por 30 min. Cianoboroidreto de sódio (0,02 g) foi então adicionado em uma porção e o total 5 deixado reagir durante a noite. O solvente foi evaporado sob pressão reduzida, 10% de K2CO3 aq. (3 ml) e DCM (5 ml) foram adicionados, as camadas separadas, a fase orgânica secada sobre Na2SO4 e evaporada à secura. O bruto resultante foi então purificado por LC-MS preparativo para proporcionar o composto alvo como o sal de TFA (0,03 g). HPLC (Tr) = 7,01 min 10 (método P)
Os exemplos seguintes são sintetizados em analogia à preparação do exemplo 197
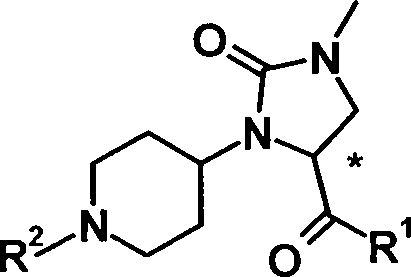
| N° | R1 | R2 | ★ | Tr[min] (método) | Bloco de construção |
| 198 | H ζν-ν^ | R | 2,60 (G) | D1 | |
| 199 | Η * ' // 1 zn-n | FyX* F | R | 9,30 (O) | D1 |
Síntese do exemplo 200

D2 200
134/168
D2 (0,05 g) foi dissolvido em EtOH (1 ml) e de 4-bromobenzal10 deído (0,081 g), HOAc (0,026 g) e uma pequena quantidade de peneira molecular 4 Á foi adicionado e a suspensão agitada a 25°C durante a noite. Triacetoxiboroidreto de sódio (0,154 g) foi adicionado e novamente a mistura agitada por 1 h, concentrada e suspensa em MeOH, água e TFA. Após filtração, a mistura foi separada através de HPLC de fase reversa e frações contendo o produto coletado e liofilizado para prover o exemplo 200 (0,049 g). HPLC: 1,21 min (método D)
Os exemplos seguintes 201-208 foram sintetizados em analogia ao exemplo 200 a partir do bloco de construção D2 ou D3.
o


| N° | R2 | * | Tr [min] (método) | Bloco de con- strução |
| 201 | AZA | R | 1,20 (D) | D2 |
| 202 | R | 1.14(D) | D2 | |
| 203 | Cl | R | 1,21 (D) | D2 |
| 204 | F | R | 1,23 (D) | D2 |
| 205 | R | 1,23 (D) | D2 | |
| 206 | ^S^ci | R | 1.18(D) | D2 |
135/168
| 207 | Br | R | 1,18 (D) | D2 |
| 208 | F | R | 1,29 (D) | D3 |
S.4.5. Síntese dos exemplos de acordo com o procedimento E Exemplo 209
I

112.2
Intermediário 112,2, (0,20 g), 3-ciclopropil-1-metil-1H-pirazol-55 amina (0,14 g), t-butóxido de potássio (0,10 ml de uma solução de THF a1M) e dioxano (2 ml) foram transferidos a um frasco de micro-ondas e aquecidos sob irradiação de micro-ondas sob as seguintes condições: enerigia máx 150 W, T 150°C, 15 min; após o primeiro ciclo, 0,05 ml_ de base foi adicionado e mais dois ciclos de irradiação desempenhados sob as mesmas condições. A 10 mistura de reação foi evaporada à secura, e o resíduo oleoso foi purificado por LC-MS preparativo proporcionando exemplo 208 (como sal de TFA) (0,09 g). HPLC (Tr) = 7,12 min (método P)
S.4,6, Síntese dos exemplos de acordo com o procedimento F (exemplos 210-212)
Exemplo 210

ci
Bloco de construção F1 (70 mg) foi dissolvido em etanol (5 ml) e ácico clorídrico conc. (1,5 ml) foi adicionado. A solução foi agitada à tempe
136/168 ratura ambiente por 4h. Etanol foi removido sob pressão reduzida e o resíduo dividido entre solução aquosa saturada de NaHCO3 e EtOAc. As camadas foram separadas e a fase aquoas extraída com EtOAc. Os extratos orgânicos combinados forqam lavados com salmoura, secados sobre Na2SO4, filtrados e o solvente foi evaporado sob pressão reduzida. O bruto foi purificado por cromatografia de coluna rápida (5 g de cartucho de sílica-gel Isolute®; eluição de gradiente: DCM/MeOH de 97/3 para 95/5) proporcionando o composto do título (55 mg). HPLC (Tr) = 8,08 min (método O)
Exemplo 211-212 foi sintetizado em analogia ao exemplo 210,

| N° | R1 | ★ | Tr [min] (método) | Bloco de construção |
| 210 | H *—N /=N n^jAVn | R | 8,50(0) | F2 |
| 211 | H *'N>=v_/n=i | R | 2,37(M) | F3 |
S.4.7. Síntese dos exemplos de acordo com o procedimento G (exemplos 213-216)
Exemplo 213

Em uma solução do exemplo 181 (36 mg) em dioxano (3 ml) foi adicionado dppfPdCI2 (2,3 mg) e brometo de butilzinco (0,137 ml de uma solução a 0,5 M em THF) sob uma atmosfera de argônio. A solução foi agitada por 45 min à temperatura ambiente antes de dppfPdCI2 adicional (2
137/168 mg) e brometo de butilzinco (0,07 ml de uma solução a 0,5 M em THF) foi adicionado e a solução foi agitada por mais 20 min à temperatura ambiente. A reação foi extinta com algumas gotas de água, a mistura resultante foi diluída com dioxane e filtrada. O filtrado foi concentrado e o produto bruto purifi5 cado por HPLC de fase reversa proporcionando o composto do título (19 mg). HPLC: 1,41 min (método D).
Os exemplos seguintes foram sintetizados em analogia ao exemplo 213

| N° | R1 | * | Tr [min] (método) | Bloco de con- strução |
| 214 | H Ω Ϊ Jj | R | 1,34 (D) | exemplo 181 |
| 215 | P Ç/ | R | 1,48 (D) | exemplo 194 |
| 216 | »° | R | 1,42 (D) | exemplo 194 |
S.5.1 métodos cromatográficos (métodos HPLC e UPLC)
Método A
Águas ZQ2000 MS, Alliance 2790 HPLC, Águas 2996 DAD (210500 nm), Águas 2700 de Amostrador automático
Fases móveis:
A: Água com 0,10% de TFA
B: Acetonitrila com 0,10% de TFA
Tempo em min %A %B Vazão em ml/min
0,00
5 1,00
138/168
| 0,10 | 95 | 5 | 1,00 |
| 3,60 | 2 | 98 | 1,00 |
| 6,50 | 2 | 98 | 1,00 |
| 7,00 | 95 | 5 | 1,00 |
Fase estacionária: Águas, Sunfire C18, 3,5 pm, 4,6 X 50 mm.
Temperatura da coluna: constante a 40°C.
Método B
Águas ZQ2000 MS, HP1100 HPLC + DAD (210-500nm), Gilson
215 de Amostrador automático.
Fases móveis:
A: Água com 0,10% de TFA
| B: Acetonitrila com 0,10% de TFA | ||||
| Tempo em min 0,00 | %A 95 | %B 5 | Vazão em ml/min 1,50 | |
| 15 | 2,00 | 0 | 100 | 1,50 |
| 2,50 | 0 | 100 | 1,5 | |
| 2,60 | 95 | 5 | 1,50 |
Fase estacionária: Águas, Sunfire C18, 3,5 pm, 4,6 X 50 mm. Temperatura da coluna: constante a 40°C.
Método C
Alliance 2690/2695 HPLC, águas 996/2996 DAD (210-400 nm) fases móveis:
A: água com 0,10% de TFA
| B: acetonitrila com 0,10% de TFA | ||||
| 25 | tempo em min | %A | %B | vazão em ml/min |
| 0,00 | 95 | 5 | 2,50 | |
| 0,20 | 95 | 5 | 2,50 | |
| 1,50 | 2 | 98 | 2,50 | |
| 1,70 | 2 | 98 | 2,50 | |
| 30 | 1,90 | 95 | 5 | 2,50 |
| 2,20 | 95 | 5 | 2,50 |
139/168
Fase estacionária Merck Chromolith® Flash RP-18e, 4,6 mm x mm (a 25°C).
Método D
Alliance 2690/2695 HPLC, águas 996/2996 DAD (210-400 nm) fases móveis:
A: água com 0,10% de TFA
| B: acetonitrila com 0,10% de TFA | ||||
| tempo em min 0,00 | %A 95 | %B 5 | vazão em ml/min 2,80 | |
| 10 | 0,30 | 95 | 5 | 2,80 |
| 1,60 | 2 | 98 | 2,80 | |
| 1,90 | 2 | 98 | 2,80 | |
| 2,00 | 95 | 5 | 2,50 |
Fase estacionária Merck ChromolithTM Flash RP-18e, 3 mm x 15 100 mm (a 25°C).
Método E
Águas ZQ MS, Alliance 2690/2695 HPLC, Águas 996/2996 de detector de disposição de diodo
Fases móveis:
A: Água com 0,10% de NH3
| B: Acetonitrila com 0,10% de NH3 | ||||
| Tempo em min | %A | %B | Vazão em ml/min | |
| 0,00 | 95 | 5 | 3,00 | |
| 0,20 | 95 | 5 | 3,00 | |
| 25 | 1,50 | 2 | 98 | 3,00 |
| 1,90 | 2 | 98 | 3,00 | |
| 2,00 | 2 | 98 | 3,00 |
Fase estacionária: Águas, X-Bridge, C18, 3,5 pm, 4,6 X 20 mm. Temperatura da coluna: constante a 25°C.
Detecção de disposição de diodo está na faixa de comprimeito de onda de 210-500 nm.
Método F
140/168
Instrumento: LC/MS ThermoFinnigan. HPLC Surveyor DAD, MSQ Quadrupolo; coluna: simetria C8, 5 um, 3 x 150 mm; eluente A: 90% de água +10%de acetonitrila+formiato de amônio a 10mM; eluente B= ACN 90%+10% H2O+NH4COOH a 10mM; gradiente: A(100) por 1,5 min, então para B (100) em 10 min por 1,5 min; vazão: 1,2 mL/min; Detecção de UV: 254nm; fonte de ion: APCI
Método G
Instrumento: LC/MS Águas. HPLC Alliance 2695 DAD, ZQ Quadrupolo; coluna: Sunfire MS-C18, 3,5um, 4,6x50 mm; eluente A: água +0,1% de TFA + 10% de acetonitrila; eluente B: acetonitrila; gradiente: A/B(80:20), então para A/B (10:90) em 3,25 min por 0,75 min; vazão: 1,3 ml/min; Detecção de UV: 254nm; fonte de ion: ESI.
Método H
Instrumento: LC/MS Águas. HPLC Alliance 2695 DAD, ZQ Quadrupolo; coluna: Xterra MS-C18, 3,5um, 4,6x50 mm; eluente A: água +0,1% de TFA + 10% de acetonitrila; eluente B: acetonitrila; gradiente: A (100), então para A/B (10:90) em 3,25 min por 0,75 min; vazão: 1,3 ml/min; Detecção de UV: 254nm; fonte de íon: ESI.
Método L
Instrumento: LC/MS Águas. HPLC Alliance 2695 DAD, ZQ Quadrupolo. Coluna: Xterra MS-C8, 3,5 um, 4,6x50 mm; eluente A : água + formiato de amônio a 5mM + 10% de acetonitrila; eluente B : acetonitrila; gradiente: A 100, então para A/B (10:90em in 3,25 min por 0,75 min; vazão: 1,3 ml/min ; Detecção de UV: 254nm; fonte de íon: ESI.
Método M
Instrumento: UPLC/MS Águas. Sistema Acquity UPLC®, ZQ Quadrupolo. Coluna: HSS C18, 1,8 um, 2,1x50 mm; eluente A: água + formiato de amônio a 5mM + 10% de acetonitrila; eluente B : acetonitrila; gradiente: A/B (90:10), então para A/B (10:90) em 1,70 min por 0,64 min; vazão: 0,56 ml/min ; Detecção de UV: 254nm; Fonte de íon: ESI.
Método N
141/168
Instrumento: UPLC/MS Águas. Sistema Acquity UPLC®, ZQ Quadrupolo. Coluna: BEH C18, 1,7um, 2,1x50 mm; eluente A: água +0,1% de TFA + 10% de acetonitrila; eluente B: acetonitrila; gradiente: A/B(50:50), então para A/B (10:90) em 1,99 min por 0,77 min; vazão: 0,48 ml/min; Detecção de UV: 254nm; Fonte de Ion: ESI.
Método O
Instrumento: LC/MS ThermoFinnigan. HPLC Surveyor DAD, MSQ Quadrupolo; coluna:SynergyHydro-RP80A, 4 um, 4,60 x 100 mm; eluente A: 90% de água +10% de acetonitrila+formiato de amônio a 10mM; eluente B= ACN 90%+10% de H2O+NH4COOH a 10mM; gradiente: A(100) por 1,5 min, então para B (100) em 10 min por 1,5 min; vazão: 1,2 mL/min; Detecção de UV: 254nm; Fonte de Ion: APCI
Método P
Instrumento: LC/MS ThermoFinnigan. HPLC Surveyor DAD, Finnigan LCQduo Ion trap; coluna: simetria -C18, 5 um, 3x150 mm; eluente A: 95% de água +5% de acetonitrila+ácido fórmico a 0,1%; eluente B= 95% deAcetonitrila +5% de água+ácido fórmico a 0,1%; gradiente: A/B(95/5) por 1,5 min, então para A/B (5/95) em 10 min por 1,5 min; vazão: 1 mL/min; Detecção de UV: 254nm; Fonte de íon: ESI
Método Q
Instrumento: LC/MS Águas. HPLC Alliance 2695 DAD, ZQ Quadrupolo. Coluna: Zorbax Eclipse Plus C18, 3,5 um, 4,6x50 mm; eluente A : água + formiato de amônio a 5mM + 10% de acetonitrila; eluente B : acetonitrila; gradiente: A 100, então para A/B (10:90) em 3, 5 min por 1 min; vazão: 1,3 ml/min ; Detecção de UV: 254nm; Fonte de íon: ESI.
S.5.2 métodos cromatográficos: métodos GC
Método 3A
Instrumento: GC/MS Finnigan TRACE GC, TRACE MS Quadrupolo; coluna: Agilent DB-5MS, 25m x 0,25mm x 0,25 um; transporte de gás: hélio; vazão: 1 ml/min de fluxo constante; programa do forno: 50°C (mantido por 1 min.), a 100°C em 10°C / min., a 200°C em 20°C / min., a 300°C em 30°C / min.; Detecção: TRACE MS quadrupolo; Fonte de íon: El.
142/168
Aquecimento de micro-ondas
Tipo de aparelho de micro-ondas: instrumentos Discover® CEM, equeipados com frascos de 10 35 ml_;
Parte FARMACOLÓGICA
Em outro aspecto, a presente invenção pode ser usada para avaliar os agonistas ou antagonistas específicos putativos de umreceptor acoplado à proteína G. A presente invenção é direcionadao ao uso desses compostos na preparação e execução de ensaios de varredura para compostos que modulam a atividade dos receptores de quimiocina. Além disso, os compostos dessa inveção são úteis no estabelecimento ou determinação do local de ligação de outros compostos para receptores de quiniocina, por exemplo, pela inibção competitiva ou como uma referência em um ensaio para comparar sua atividade conhecida com um composto com uma atividade desconhecida. Quando desenvolvendo novos ensaios ou protocolos, compostos de acordo com a presente invenção poderíam ser usados para testas sua eficácia.
Especificamente, tais compostos podem ser providos em um kit commercial, por exemplo, para uso em pesqueisa farmacêutica envolvendo as doenças mencionadas anteriorments. Os compostos da presente invenção também são úteis para a avaliação de moduladores específicos putativos dos receptores de quimiocina. Além disso, ele poderia utilizar compostos dassa invenção para examiner a especificidade dos receptores acoplados à proteína G que não pretendem ser receptors de quimiocina, nem servindo como exemplos dos compostos que não se ligam nem como variantes estruturais dos compostos ativos desses receptores que podem ajudar a definir locais específicos de interação.
O teste de ligação de receptor CCR3 é baseado em uma linhagem de célula K562 (células blásticas mielogênicas de leucemia) transfectada com o receptor de quimiocina humana CCR3 (células hCCR3-C1). As membuanas de célula foram preparadas através do rompimento das células hCCR3-C1 pela decomposição de nitrogênio. A preparação foi centrifugada a 400 g, 4°C por 30 min. O sobrenadante foi transferido para dentro de tubos
143/168 frescos seguido por uma segunda centrifugação a 48000 g, 4°C por 1h. As membranas foram ressupensas no tampão de incubação de SPA (HEPES a 25mM, MgCI2 6xH2O a 25mM, CaCI2 2xH2O a 1mM) sem albumina de soro bovino e homogeneizadas passando através de uma agulha de uso único (Terumo, 23Gx1”). As membranas foram armazenadas em alícotas a -80°C.
O ensaio de ligação do receptor CCR3 foi desempenhado em um Ensaio de Proximidade de Cintilação (SPA) porjetado com o 125lodoeotaxin-1 humano recombinante de radioligante. Membranas de célula de células hCCR3 C1 foram novamente homegenizadas passando através de uma agulha de uso único (Terumo, 23Gx1”) e diluídas em tamão de incubação de SPA em concentrações adequadas (0,5 -10 pg proteína/cavidade) em placas de microtitulação de 96 cavidades (1450-514, Perkin Elmer). Ο ensaio de SPA foi estabelecido no tampão de incubação de SPA com um volume final de 200pl e concentração final de HEPES a 25mM, MgCI2 6xH2O a 25mM, CaCI2 2xH2O a 1mM e 0,1% de albumina de soro bovino. A mistura de ensaio de SPA continha 60 pl da suspensão da membrana, 80 pl de contas de PVT revestidas com aglutinina de gérmen de trigo (cintilador orgânico, GE Healthcare, RPNQ-0001) 0,2 mg/cavidade), 40 pl de 125lodoeotaxin-1 humano recombinante (Biotrend), diluídos em tampão de SPA a uma concentração final de 30,000 dpm por cavidade, e 20 pl do compostos de teste (dissolvido em diluições de DMSO). A mistura de ensaio de SPA foi incubada por 2h à temperatura ambiente. Radioatividade ligada foi determinada com um contador de cintilação (Micro Beta Trilux, Wallac).
Controles foram incluídos para ligação total (nenhum displacer adicionado, Bo) e ligação não específica (NSB) pela adição de Eotaxin-1 humano recombinante não marcado (Biotrend, Cat n°300-21) ou um composto de referência.
Determinação da afinidade de um compost de teste foi calculada pela subtração da ligação não específica (NSB) da ligação total (Bo) ou da ligação na presença do compostos de teste (B) em uma concentração do composto dado. O valor de NSB foi ajustado para 100% de inibição. O valor de Bo-NSB foi ajustado para 0% de inibição.
144/168 % dos valores de inibição foi obtida em uma concentração de compostos definida, por exemplo, a 1μΜ, % de inibição do composto de testes foi calculada pela fórmula 100-((B-NSB)*100/(Bo-NSB)). % dos valores de inibição acima de 100% é encontrada pela variância do ensaio.
A constante dissociação Ki foi calculada pela montage iterative dos dados experimentais obtidos em diversas concentrações de composto durante uma faixa de dose de 0,1 a 10000nM usando a lei do programa com base na ação da massa easy sys (Schittkowski, Num Math 68, 129-142 (1994)).
A utilidade dos compostos de acordo com a presente invenção como inibidores de atividade do receptor de quimiocina pode ser demonstrada pela metodologia conhecida na técnica, tais como os ensaios para ligação do ligante CCR3, como descrito por Ponath et al., J. Exp. Med., 183,2437-2448 (1996) e Uguccioni et al., J. Clin. Invest., 100,11371143 (1997). Linhagens de célula para expressão do receptor de interesse incluem aquelas que naturalmente expressam o receptor de quimiocina, tais como EOL-3 ou THP-1, aquelas induzidaspara expresser o receptor de quimiocina pela adição de agents químicos ou protein, tais como células HL-60 ou AML14,3D10 tratadas com, por exemplo, ácido butírico com interleucina5 presente, ou uma célula engenheirada para expressar um receptor de quimiocina recombinante, tais como células L1,2, K562, CHO ou HEK-293, Finalmente, células de sangue e tecido, por exemplo, eosinófilos de sangue periférico humano, isolados usando métodos como descrito por Hansel et al., J. Immunol. Métodos, 145,105-110 (1991), podem ser utilizados em tais ensaios. Em particular, os compostos da presente invenção têm atividade em ligação para o receptor CCR3 nos ensaios mencionados anteriormente e inibem a ativação de CCR3 pelos ligantes CCR3, incluindo eotaxin-1, eotaxin-2, eotaxin-3, MCP-2, MCP-3, MCP-4 ou RANTES.
Como usado aqui, atividade pretende significar um compost demonstrando uma inibição de 50% a 1μΜ ou superior em inibição quando medida nos ensaios mencionados anteriormente. Tal resultado é indicative
145/168 da atividade intrínseca dos ompostos como inibidor da atividade do receptor CCR3, % de inibição e valores de Ki são (Eotaxin-1 humano em CCR3Rezeptor humano):
| N° | CCR3 % de inib. em 1μΜ | CCR3 Ki (nM) |
| 1 | 101 | 4 |
| 2 | 98 | 4 |
| 3 | 75 | 240 |
| 4 | 99 | 5 |
| 5 | 98 | 6 |
| 6 | 100 | 7 |
| 7 | 97 | 7 |
| 8 | 99 | 9 |
| 9 | 95 | 12 |
| 10 | 98 | 16 |
| 11 | 92 | 27 |
| 12 | 84 | 88 |
| 13 | 71 | 373 |
| 14 | 60 | 540 |
| 15 | 38 | 1111 |
| 16 | 98 | 20 |
| 17 | 100 | 5 |
| 18 | 96 | 7 |
| 19 | 98 | 7 |
| 20 | 97 | 9 |
146/168
| N° | CCR3 % de inib. em 1μΜ | CCR3 Ki (nM) |
| 21 | 96 | 11 |
| 22 | 84 | 13 |
| 23 | 95 | 18 |
| 24 | 99 | 22 |
| 25 | 91 | 21 |
| 26 | 97 | 27 |
| 27 | 96 | 28 |
| 28 | 97 | 29 |
| 29 | 94 | 31 |
| 30 | 95 | 47 |
| 31 | 93 | 50 |
| 32 | 82 | 145 |
| 33 | 83 | 150 |
| 34 | 80 | 152 |
| 35 | 83 | 152 |
| 36 | 80 | 159 |
| 37 | 80 | 175 |
| 38 | 78 | 211 |
| 39 | 80 | 227 |
| 40 | 75 | 229 |
| 41 | 66 | 395 |
| 42 | 63 | 482 |
| 43 | 59 | 523 |
| 44 | 63 | 552 |
147/168
| N° | CCR3 % de inib. em 1μΜ | CCR3 Ki (nM) |
| 45 | 50 | 713 |
| 46 | 44 | 873 |
| 47 | 31 | 1188 |
| 48 | 40 | 965 |
| 49 | 41 | 1184 |
| 50 | 41 | 1287 |
| 51 | 30 | 1615 |
| 52 | 28 | 1752 |
| 53 | 33 | 2010 |
| 54 | 90 | 89 |
| 55 | 78 | 235 |
| 56 | 76 | 254 |
| 57 | 74 | 302 |
| 58 | 76 | 221 |
| 59 | 66 | 402 |
| 60 | 65 | 430 |
| 61 | 57 | 492 |
| 62 | 63 | 507 |
| 63 | 60 | 518 |
| 64 | 60 | 545 |
| 65 | 57 | 602 |
| 66 | 81 | 658 |
| 67 | 52 | 700 |
| 68 | 48 | 715 |
148/168
| N° | CCR3 % de inib. em 1μΜ | CCR3 Ki (nM) |
| 69 | 55 | 749 |
| 70 | 46 | 791 |
| 71 | 49 | 810 |
| 72 | 48 | 875 |
| 73 | 48 | 922 |
| 74 | 46 | 927 |
| 75 | 97 | 30 |
| 76 | 97 | 37 |
| 77 | 96 | 38 |
| 78 | 94 | 50 |
| 79 | 91 | 52 |
| 80 | 95 | 55 |
| 81 | 89 | 111 |
| 82 | 87 | 153 |
| 83 | 81 | 223 |
| 84 | 77 | 232 |
| 85 | 68 | 350 |
| 86 | 65 | 419 |
| 91 | 98 | 18 |
| 93 | 95 | 29 |
| 94 | 94 | 52 |
| 95 | 94 | 40 |
| 96 | 51 | 670 |
| 97 | 50 | 669 |
149/168
| N° | CCR3 % de inib. em ΊμΜ | CCR3 Ki (nM) |
| 98 | 75 | 202 |
| 99 | 91 | 67 |
| 100 | 100 | 7 |
| 101 | 95 | 45 |
| 102 | 100 | 19 |
| 103 | 54 | 1402 |
| 104 | 24 | 2399 |
| 105 | 99 | 5 |
| 106 | 100 | 3 |
| 107 | 99 | 13 |
| 108 | 98 | 4 |
| 114 | 99 | 4 |
| 115 | 80 | 18 |
| 116 | 93 | 47 |
| 117 | 98 | 17 |
| 118 | 94 | 40 |
| 119 | 87 | 81 |
| 120 | 95 | 35 |
| 121 | 98 | 21 |
| 122 | 95 | 30 |
| 123 | 95 | 34 |
| 124 | 93 | 41 |
| 125 | 97 | 58 |
| 126 | 89 | t1 |
150/168
| N° | CCR3 % de inib. em 1μΜ | CCR3 Ki (nM) |
| 127 | 90 | 81 |
| 128 | 87 | 96 |
| 129 | 70 | 334 |
| 130 | 91 | 77 |
| 131 | 89 | 85 |
| 132 | 102 | 1 |
| 133 | 100 | 3 |
| 134 | 101 | 3 |
| 135 | 101 | 3 |
| 136 | 100 | 4 |
| 137 | 101 | 4 |
| 138 | 101 | 4 |
| 139 | 101 | 5 |
| 140 | 98 | 6 |
| 141 | 94 | 6 |
| 142 | 100 | 17 |
| 143 | 99 | 7 |
| 144 | 100 | 7 |
| 145 | 99 | 8 |
| 146 | 100 | 8 |
| 147 | 99 | 8 |
| 148 | 99 | 10 |
| 149 | 99 | 10 |
| 150 | 97 | 10 |
151/168
| N° | CCR3 % de inib. em 1μΜ | CCR3 Ki (nM) |
| 151 | 95 | 18 |
| 152 | 100 | 12 |
| 153 | 99 | 12 |
| 154 | 98 | 14 |
| 155 | 98 | 15 |
| 156 | 98 | 15 |
| 157 | 99 | 15 |
| 158 | 100 | 16 |
| 159 | 96 | 19 |
| 160 | 97 | 19 |
| 161 | 97 | 20 |
| 162 | 97 | 20 |
| 163 | 99 | 23 |
| 164 | 96 | 24 |
| 165 | 90 | 62 |
| 166 | 60 | 905 |
| 167 | 98 | 6 |
| 168 | 99 | 4 |
| 169 | 99 | 19 |
| 170 | 100 | 6 |
| 171 | 99 | 5 |
| 172 | 95 | 7 |
| 173 | 99 | 13 |
| 174 | 99 | 13 |
152/168
| N° | CCR3 % de inib. em 1μΜ | CCR3 Ki (nM) |
| 175 | 99 | 6 |
| 176 | 100 | 11 |
| 177 | 97 | 24 |
| 178 | 86 | 108 |
| 179 | 95 | 34 |
| 180 | 97 | 16 |
| 182 | 99 | 4 |
| 183 | 75 | 232 |
| 184 | 100 | 8 |
| 185 | 98 | 1 |
| 186 | 99 | 1 |
| 187 | 99 | 4 |
| 188 | 99 | 6 |
| 189 | 100 | 4 |
| 190 | 100 | 6 |
| 191 | 100 | 5 |
| 192 | 96 | 6 |
| 193 | 99 | 19 |
| 196 | 89 | 95 |
| 197 | 44 | 1251 |
| 198 | 91 | 67 |
| 199 | 66 | 453 |
| 200 | 86 | 114 |
| 201 | 86 | 119 |
153/168
| N° | CCR3 % de inib. em 1μΜ | CCR3 Ki (nM) |
| 202 | 69 | 390 |
| 203 | 75 | 237 |
| 204 | 80 | 299 |
| 205 | 76 | 247 |
| 206 | 77 | 357 |
| 207 | 75 | 442 |
| 208 | 94 | 43 |
| 209 | 95 | 33 |
| 210 | 96 | 13 |
| 211 | 93 | 48 |
| 212 | 97 | 26 |
| 213 | 66 | 414 |
| 214 | 101 | 2 |
INDICAÇÕES
Os compostos do presente pedido são úteis para fabricação de um medicamento para prevenção e/ou tratamento de doenças em que a atividade de um receptor CCR3 está envolvida.
A fabricação de um medicamento é preferida para prevenção e/ou tratamento de uma ampla variedade de distúrbios ou doenças inflamatórias, infecciosas e imunoregulatórias das queixas respiratórias ou gastrointestinais, doenças inflamatórias das juntas e doneças alérgicas da nasofaringe, olhos, e pele, incluindo asma e doenças alérgicas, doenças eosinofílicas, 10 infecção por micróbios patogênicos (os quais, pela definição, incluem vírus), bem como patologias autoimunes tais como artrite reumatoide e aterosclerose, bem como doenças associadas com neovascularização aumentada anormal tais como degeneração macular relacionada com a idade (AMD), retinopatia diabética e edema macular diabético. Degeneração macular rela
154/168 cionada com a idade é a principal causa de cegueira em todo o mundo. A maioria das cegueiras em AMD resulta da invasão da retina pela neovascularização coroidal. CCR3 é expecíficamente expresso em células neovascular coroidais de pacientes com AMD. Em um modelo usado frequentemente, o animal camundongo para neovascularização coroidal induzida por dano de lase a AMD foi diminuído pela depleção genética de ligantes CCR3 ou CCR3 bem como pelo tratamento dos camundongos com um anticorpo antiCCR3 ou um antagonista CCR3 (Takeda et al.,Nature 2009, 460(7252):22530)
Mais preferida é a fabricação de um medicamento para a prevenção e/ou tratamento de, por exemplo, doenças e condições inflamatórias ou alérgicas, incluindo doenças alérgicas respiratórias tais como asma, rinite alérgica perene ou sazonal, conjuntivite alérgica, doenças do pulmão por hipersensibilidade, pneumonite por hipersensibilidade, celulite eosinofílica (por exemplo, síndrome de Well), pneumonias eosinofílicas (por exemplo, síndrome de Loeffler, pneumonia eosinofílica crônica), fasceíte eosinofílica (por exemplo, síndrome de Shulman), hipersensibilidade tardia, doenças do pulmão intersticial (ILD) (por exemplo, fibrose pulmonar idiopática ou ILD associado com artrite reumatóide, lúpus eritematoso sistêmico, espondilite anquilosante, esclerose isquêmica, síndrome de Sjogren, polimiosite ou dermatomiosite); asma não alérgica; broncoconstrição induzida por exercício; anafilaxia sistêmica ou respostas à hipersensibilidade, alergias a drogas (por exemplo, para penicilina, cefalosporina), síndrome de eosinofilia-mialgia devido à ingestão de tritofano contaminado, alergia a insetos; doenças autoimune, tais como artrite reumatóide, artrite psoriática, esclerose múltipla, lúpus eritematoso sistêmico, miastenia grave, trombocitopenia imune (ITP adulto, trombocitopenia neonatal, ITP pediátrica), anemia hemolítica imune (autoimune e induzido por droga), síndrome de Evans (plaqueta ecitopenias imune de células vermelhas), doença de Rh do vizinho, síndrome de Goodpasture (doença anti-GBM), celíaco, diabetes juvenil de cardiomiopatia autoimune; glomerulonefrites, tireoidite autoimune, doença de Behcet; rejeição de enxerto (por exemplo, em transplante), incluindo rejeição de aloenxerto
155/168 ou doença do enxerto versus hospedeiro; doneças do intestino inflamatório, tais como doença de Crohn e colite ulcerativa; espondiloartropatias, escleroderma; psoríase (incluindo psoríase mediada por célula T) e dermatoses inflamatórias tais como uma dermatite, eczema, dermatite atópica, dermatite de contato alérgica, urticária; vasculite (por exemplo, necrosante, cutânea, e vasculite de hipersensibilidade); eritema nodoso; mioste eosinofílico, fasceíte eosinofílico, cânceres com infiltração de leucócito da pelo e órgãos; doença pulmonar osbtrutiva crônica, degeneração açular relacionado à idade (AMD), retinopatia diabética e edema macular diabética.
Método de TRATAMENTO
Portanto, a presente invenção é direcionada aos compostos que são úteis na prevenção e/ou tratamento de uma ampla variedade de doenças e distúrbios inflamatórioas, infecciosos e imunorregulatório, incluindo asma e doenças alérgicas, doença pulmonary obstrutiva crônica, infecção por micróbios patogênicos (os quais, pela definição, incluindo vírus), patologias autoimune tais como a artrite reumatoide e aterosclerose bem como degeneraçãomacular relacionada à idade (AMD), retinopatia diabética e edema macular diabético.
Por exemplo, um composto instantâneo que inibe uma ou mais funções de um receptor de quimiocina de mamífero (por exemplo, um receptor de quimiocina humano) pode ser administrado para inibir (isto é, reduzir ou prevenir) inflamação, doenças infecciosas ou neovascularização aumentada anormal. Como um resultado, um ou mais processos inflamatórios, tais como imigração de leucócito, adesão, qumiotaxia, exocitose (por exemplo, de enzimas, fatores de crescimentos, histamina) ou liberação de mediador inflamatório, sobrevivência ou proliferação de células de expressão de CCR3 é inibido. Por exemplo, infiltração eosinofílica para locais inflamatórios (por exemplo, em asma ou rinite alérgica) pode ser inibida de acordo com o presente método. Em particular, o composto dos exemplos seguintes tem atividade em bloqueio de ativação e migração de células expressando o receptor CCR3 usando as quimiocinas apropriadas nos ensaios mencionados anteriormente. Em outra instância, proliferação endotelial e neovascularização
156/168 podem ser inibidas (isto é, reduzidas ou prevenidas). Como um resultado, neovascularização aumentada anormal, isto é, da retina, é inibida.
Em adição aos primatas, tais como seres humanos, uma variedade de outroas animais pode ser tratada de acordo com o método da presente invenção. Por exemplo, mamíferos, incluindo, mas não limitado a vacas, ovelhas, bodes, cavalos, cachorros, gatos, porquinhos-da-índa, ratos ou outra espécie de bovino, equino, canino, felino, roedor ou murino podem ser tratados. Entretanto, o método também pode ser praticado em outras espécies, tais como espécies aviárias. O indivíduo tratado nos métodos acima é um mamífero, macho ou fêmea, em quem inibição da atividade do receptor de quimiocina é desejada.
Doenças ou condições de seres humanos ou outras espécies que podem ser tratadas com inibidores da função do receptor de quimiocina, incluem, mas não são limitadas a: doenças ou condições alérgicas ou inflamatórias, incluindo doenças alérgicas respiratórias tais como asma, rinite alérgica, doenças do pulmão por hipersensibilidade, pneumonite por hipersensibilidade, celulite eosinofílica (por exemplo, síndrome de Well), pneumonias eosinofílicas (por exemplo, síndrome de Loeffler, pneumonias eosinofílicas crônicas), fasceíte eosinofílica (por exemplo, síndrome de Shulman), hipersensibilidade tardia, doenças do pulmão intersticial (ILD) (por exemplo, fibrose pulmonar idiopática, ou ILD associada com artrite reumatoide, lúpus eritematoso sistêmico, espondilite anquilosante, esclerose sistêmica, síndrome de Sjogren, polimiosite ou dermatomiosite); doença pulmonar obstrutiva crônica (incluindo exarcebações induzidas por rinovírus); anafilaxia sistêmica ou respostas a hipersensibilidade, alergias a drogas (por exemplo, a penicilina, cefalosporina), síndrome de eosinofilia-mialgia devido à ingestão de triptofano contaminado, alergias a insetos; doenças autoimunes, tais como artrite reumatoide, artrite psoriática, esclerose múltipla, lúpus eritematoso sistêmico, miastenia grave, diabetes juvenil; glomerulonefrite, tireoidite autoimune, doença de Behcet; rejeição a enxerto (por exemplo, em transplante), incluindo doença de enxerto versus hospedeiro; doenças do instestino inflamatório, tais como doença de Crohn e colite ulcerativa; espodiloartropatias;
157/168 escleroderma; psoríase (incluindo psoríase mediada por célula T) e dermatoses inflamatórias tais como uma dermatite, eczema, dermatite atópica, dermatite de contato alérgica, urticária; vasculite (por exemplo, necrosante, cutânea, e vasculite de hipersensibilidade); miosite eosinofílica, fasceíte eosinofílica; cânceres com infiltração de leucócito da pelo ou órgãos. Outras doenças ou condições em que respostas inflamatórias indesejáveis são inibidas podem ser tratadas, incluindo, mas não limitado a, dano de reperfusão, aterosclerose, certas neoplasias hematológicas, toxicidade induzida por citocina (por exemplo, choque séptico, choque endotóxico), polimiosite, dermatomiosite. Doenças ou condições infecciosas de seres humanos ou outras espécies que podem ser tratadas com inibidores da função de receptor de quimiocina, incluem, mas não são limitados a, HIV.
Também, doenças associadas com neovascularização aumentada anormal tais como degeneração macular relacionada à idade (AMD), retinopatia diabética e edema macular diabético podem ser tratados.
Em outro aspecto, a presente invenção pode ser usada para avaliar os agonistas ou antagonistas específicos putativos de um receptor acoplado à proteína G. A presente invenção é direcionada ao uso desses compostos na preparação e execução de ensaios de varredura para compostos que modulam a atividade de receptores de quimiocina. Além disso, os compostos dessa invenção são úteis no estabelecimento ou determinação de outros compostos aos receptores de quimiocina, por exemplo, pela inibição competitiva ou como uma referência em um ensiao para comparar sua atividade conhecida a um composto como uma atividade desconhecida. Quando desenvolvimento de novos ensaios ou protocoloas, compostos de acordo com a presente invenção poderiam ser usados para testa a sua eficácia.
Especificamente, tais compostos podem ser providos em um kit commercial, por exemplo, para uso em pesquisa farmacêutica envolvendo as doenças mencionadas anteriormente. Os compostos da presente invenção são úteis para avaliação de moduladores específcos putatitvos dos receptores de quimiocina. Além disso, um podería utilizar compostos dessa
158/168 invenção para examinar a especificidade dos receptores acoplados à proteína G que não são receptores de quimiocina, nem servindo como exemplos dos compostos que não ligam nem como variantes estruturais de compostos ativos nesses receptores que podem ajudar a definir os locais específicos de interação.
COMBINAÇÕES
Os compostos da fórmula geral 1 podem ser usados por si sós ou combinados com outras substâncias ativas da fórmula 1 de acordo com a invenção. Os compostos da fórmula geral 1 também podem ser opcionalmente combinados com outras substâncias farmacologicamente ativas. Estas incluem, agonistas de B2-adrenoceptor (de curta ou longa ação), anticolinérgicos (de curta ou longa ação), esteroides anti-inflamatórios (corticosteroides orais e tópicos), cromoglicato, metilxantina, glucocorticoidemiméticos dissociados, inibidores de PDE3, inibidores de PDE4, inibidores de PDE7, antagonistas de LTD4, inibidores de EGFR, agonistas de Dopamina, antagonistas de PAF, derivados de Lipoxina A4, moduladores de FPRL1, antagonistas do receptor de LTB4 (BLT1, BLT2), antagonistas do receptor de Histamina H, antagonistas do receptor de Histamina H4, antagonistas do receptor dual de Histamina H1/H3, inibidores de PI3-quinase, inibidores de tirosina quinases não receptoras como por exemplo, LYN, LCK, SYK, ZAP70, FYN, BTK ou ITK, inibidores de MAP quinases como por exemplo p38, ERK1, ERK2, JNK1, JNK2, JNK3 ou SAP, inibidores da via de sinalização de NF-üB como por exemplo inibidores de IKK2 quinase, inibidores de iNOS, inibidores de MRP4, inibidores da biossíntese de leucotrieno como por exemplo inibidores de 5-Lipoxigenase (5-LO), inibidores de cPLA2, inibidores de Leucotrieno A4 Hidrolase ou inibidores de FLAP, agentes anti-inflamatórios não esteroidais (NSAIDs), antagonistas de CRTH2, moduladores do receptor de DP1, antagonistas do receptor de Tromboxano, antagonistas de CCR3, antagonistas de CCR4, antagonistas de CCR1, antagonistas de CCR5, antagonistas de CCR6, antagonistas de CCR7, antagonistas de CCR8, antagonistas de CCR9, antagonistas de CCR30, antagonistas de CXCR3, antagonistas de CXCR4, antagonistas de CXCR2, antagonistas de CXCR1,
159/168 antagonistas de CXCR5, antagonistas de CXCR6, antagonistas de CX3CR3, antagonistas de Neuroquinina (NK1, NK2), moduladores do receptor de esfingosina 1-Fosfato, inibidores de esfingosina 1 fosfato liase, moduladores do receptor de adenosina como por exemplo agonistas de A2a, modulatores de receptores purinérgicos como por exemplo inibidores de P2X7, ativadores de Histona Deacetilase (HDAC), antagonistas de Bradiquinina (BK1, BK2), inibidores de TACE, moduladores de PPAR gama, inibidores de Rho-quinase, inibidores de enzima de conversão de interleucina 1-beta (ICE), moduladores de receptor do tipo Toll (TLR), inibidores de HMG-CoA redutase, antagonistas de VLA-4, inibidores de ICAM-1, agonistas de SHIP, antagonista de receptor de GABAa, inibidores de ENaC, moduladores do receptor de Melanocortina (MC1R, MC2R, MC3R, MC4R, MC5R), antagonistas de CGRP, antagonistas de Endotelina, antagonistas de TNFD, anticorpos anti-TNF, anticorpos anti-GM-CSF, anticorpos anti-CD46, anticorpos anti-IL-1, anticorpos anti-IL-2, anticorpos anti-IL-4, anticorpos anti-IL-5, anticorpos anti-IL-13, anticorpos anti-IL-4/IL-13, anticorpos anti-TSLP, anticorpos anti-OX40, mucorreguladores, agentes imunoterapêuticos, compostos contra o inchaço das vias aéreas, compostos contra a tosse, inibidores de VEGF, mas também combinações de duas ou três substâncias ativas.
Preferidos são betamiméticos, anticolinérgicos, corticosteroides, inibidores de PDE4, antagonistas de LTD4, iniobidores de EGFR, inibidores de CRTH2, inibidores de 5-LO, antagonistas do receptor de Histamina e inibidores de SIK, mas também combinações de duas ou três substâncias ativas, isto é:
• Betamiméticos com corticosteroides, inibidores de PDE4, inibidores de CRTH2 ou inibidores de LTD4, •Anticolinérgicos com betamiméticos, corticosteroides, inibidores de PDE4, inibidores de CRTH2 ou inibidores de LTD4, • Corticosteroides com inibidores de PDE4, inibidores de CRTH2 ou antagonistas de LTD4, • inibidores de PDE4 com inibidores de CRTH2 ou antagonistas de LTD4,
160/168 • inibidores de CRTH2 com antagonistas de LTD4.
Formas Farmacêuticas
As preparações adequadas para a administração dos compostos da fórmula 1 incluem por exemplo, comprimidos, cápsulas, supositórios, soluções e pós etc. O conteúdo do (s) composto (s) farmaceuticamente ativo (s) deve ser na faixa de 0,05 a 90 % em peso, preferivelmente 0.1 a 50 % em peso da composição como um todo. Os comprimidos adequados podem ser obtidos, por exemplo, pela mistura da(s) substância(s) ativa(s) com excipientes conhecidos, por exemplo, os diluentes inertes tais como o carbonato de cálcio, fosfato de cálcio ou lactose, desintegrantes tais como amido de milho ou ácido algínico, aglutinantes tais como amido ou gelatina, lubrificantes tais como estearato de magnésio ou talco e/ou agentes para a liberação prolongada, tais como carboximetil celulose, acetato ftalato de celulose, ou acetato de polivinila. Os comprimidos também podem compreender várias camadas.
Os comprimidos revestidos podem ser preparados, consequentemente, pelo revestimento dos núcleos produzidos de forma análoga aos comprimidos com substâncias normalmente usadas para os revestimentos dos comprimidos, por exemplo, colidona ou goma laca, goma arábica, talco, dióxido de titânio ou açúcar. Para alcançar a liberação prolongada ou impedir incompatibilidades, o núcleo também pode consistir em vaias camadas. Similarmente, o revestimento do comprimido pode consistir em várias camadas para alcançar a liberação prolongada, possivelmente usando os excipientes mencionados acima para os comprimidos.
Os xaropes ou elixires contendo as substâncias ativas ou combinações dos mesmos de acordo com a invenção podem conter adicionalmente um adoçante tal como sacarina, ciclamato, glicerol ou açúcar e um intensificador de sabor, por exemplo, um flavorizante tal como vanilina ou extrato de laranja. Eles podem também conter os adjuvantes da suspensão ou espessantes tais como carboximetil celulose de sódio, agentes umectantes tais como, por exemplo, produtos de condensação de alcoóis graxos com óxido de etileno, ou conservantes tais como p-hidroxibenzoatos.
161/168
As soluções são preparadas da maneira usual, por exemplo, com a adição de agentes isotônicos, conservantes tais como p-hidroxibenzoatos ou estabilizantes tais como sais de metal alcalino de ácido etilenodiaminatetra-acético, opcionalmente usando emulsificantes e/ou dispersantes, enquanto se água for usada como diluente, por exemplo, os solventes orgânicos podem opcionalmente ser usados como solubilizantes ou auxiliares de dissolução, e as soluções podem ser transferidas para dentro de frascos de injeção ou ampolas ou garrafas de infusão.
Cápsulas contendo uma ou mais substâncias ativas ou combinações de substâncias ativas podem, por exemplo, ser preparadas pela mistura das substâncias ativas com veículos inertes tais como lactose ou sorbitol e acondicionando-os em cápsulas de gelatina.
Os supositórios adequados podem ser feitos, por exemplo, pela mistura com providos para esse propósito, tais como gorduras neutras ou polietilenoglicol ou os derivados dos mesmos.
Os excipientes os quais podem ser usados incluem, por exemplo, água, solventes orgânicos farmaceuticamente aceitáveis tais como parafinas (por exemplo, frações de petróleo), óleos vegetais (por exemplo, nós moída ou óleo de gergelim), alcoóis mono- ou polifuncionais (por exemplo, etanol ou glicerol), veículos tais como, por exemplo, pós minerais naturais (por exemplo, caulins, argilas, talco, giz), pós minerais sintéticos (por exemplo, ácido silícico e silicatos altamente dispersos), açúcares (por exemplo, cana-de-açúcar, lactose e glicose), emulsificantes (por exemplo, lignina, licores de sulfeto gastos, metilcelulose, amido e polivinilpirrolidona) e lubrificantes (por exemplo, estearato de magnésio, talco, ácido esteárico e lauril sulfato de sódio).
Para o uso oral, os comprimidos podem conter obviamente, em adição aos veículos especificados, aditivos tais como citrato de sódio, carbonato de cálcio e fosfato de dicálcio junto com várias substâncias adicionais tais como amido, preferivelmente amido de potássio, gelatina e os similares. Os lubrificantes tais como estearato de magnésio, laurilsulfato de sódio e talco também podem ser usados para produzir os comprimidos. No caso de
162/168 suspensões aquosas, as substâncias ativas podem ser combinadas com vários intensificadores de sabor ou colorantes além dos excipientes acima mencionados.
Para a administração dos compostos da fórmula 1 é particularmente preferido de acordo com a invenção usar as preparações ou formulações farmacêuticas as quais são adequadas para a inalação. As preparações passíveis de inalação incluem os pós passíveis de inalação, aerossóis com dose medida contendo propelente ou soluções passíveis de inalação livres de propelente. Dedo escopo da presente invenção, o termo soluções passíveis de inalação livres de propelente também incluem as soluções passíveis de inalação estéreis ou concentradas prontas para o uso. As formulações as quais podem ser usadas dentro do escopo da presente invenção são descritas em mais detalhes na próxima parte do relatório descritivo.
Os pós passíveis de inalação os quais podem ser usados de acordo com a invenção podem conter 1 seja por si só ou em mistura com os excipientes fisiologicamente aceitáveis adequados.
Se as substâncias ativas 1 estiverem presentes em mistura com excipientes fisiologicamente aceitáveis, os excipientes fisiologicamente aceitáveis seguintes podem ser usados para preparar estes pós passíveis de inalação de acordo com a invenção: monossacarídeos (por exemplo, glicose ou arabinose), dissacarídeos (por exemplo, lactose, sacarose, maltose), oligo- e polissacarídeos (por exemplo, dextranos), poliálcoois (por exemplo, sorbitol, manitol, xilitol), sais (por exemplo, cloreto de sódio, carbonato de cálcio) ou misturas destes excipientes. Preferivelmente, mono- ou dissacarídeos são usados, enquanto o uso de lactose ou glicose é preferido, particularmente, mas não exclusivamente, na forma de seus hidratos. Para os propósitos da invenção, a lactose é o excipiente particularmente preferido, enquanto o mono-hidrato de lactose é mais particularmente preferido.
Dentro do escopo dos pós passíveis de inalação de acordo com a invenção, os excipientes têm um tamanho de partícula médio máximo de até 250 pm, preferivelmente entre 10 e 150 pm, mais preferivelmente entre 15 e 80 pm. Algumas vezes parece apropriado adicionar frações excipientes
163/168 mais finas com um tamanho de partícula médio de 1 a 9 pm ao excipiente mencionado acima. Estes excipientes mais finos também são selecionados do grupo de possíveis excipientes listados aqui anteriormente. Finalmente, a fim de preparar os pós passíveis de inalação de acordo com a invenção, a substância ativa micronizada 1, preferivelmente com um tamanho de partícula médio de 0,5 a 10 qm, mais preferivelmente de 1 a 5 qm, é adicionada à mistura excipiente. Os processos para a produção dos pós passíveis de inalação de acordo com a invenção pela moagem e micronização e finalmente misturação dos ingredientes juntos são conhecidos da técnica anterior.
Os pós passíveis de inalação de acordo com a invenção podem ser administrados usando os inaladores conhecidos da técnica anterior.
Os aerossóis de inalação contendo gás propelente de acordo com a invenção podem conter o composto 1 dissolvido no gás propelente ou na forma dispersa. O composto 1 pode ser contido nas formulações separadas ou em uma formulação comum, na qual os compostos 1 estão seja ambos dissolvidos, ambos dispersos ou em cada caso somente um componente é dissolvido e o outro é disperso. Os gases propelentes os quais podem ser usados para preparar os aerossóis de inalação são conhecidos da técnica anterior. Os gases propelentes adequados são selecionados dentre hidrocarbonetos tais como n-propano, n-butano ou isobutano e halohidrocarbonetos tais como os derivados fluorados de metano, etano, propano, butano, ciclopropano ou ciclobutano. Os gases propelentes mencionados acima podem ser usados por si sós ou misturados juntos. Gases propelentes particularmente preferidos são os derivados de alcano halogenados selecionados de TG134a e TG227 e as misturas dos mesmos.
Os aerossóis de inalação acionados por propelente também podem conter outros ingredientes tais como cossolventes, estabilizantes, tensoativos, antioxidantes, lubrificantes e ajustadores de pH. Todos estes ingredientes são conhecidos na técnica.
Os aerossóis de inalação acionados pelo propelente de acordo com a invenção mencionados acima podem ser administrados usando os inaladores conhecidos na técnica (MDIs = inaladores de dose medida).
164/168
Além disso, as substâncias ativas 1 de acordo com a invenção podem ser administradas na forma de soluções passíveis de inalação livres de propelente e suspensões. O solvente usado pode ser uma solução aquosa ou alcóolica, preferivelmente uma etanólica. O solvente pode ser água por si só ou uma mistura de água e etanol. A proporção relativa de etanol comparada com água não é limitada, mas a máxima é preferivelmente até 70 porcento em volume, mais particularmente até 60 porcento em volume e mais preferivelmente até 30 porcento em volume. O restante do volume é constituído de água. As soluções ou suspensões contendo 1 são ajustadas para um pH de 2 a 7, preferivelmente 2 a 5, usando ácidos adequados. O pH pode ser ajustado usando ácidos selecionados de ácidos inorgânicos ou inorgânicos. Exemplos de ácidos inorgânicos particularmente adequados incluem o ácido clorídrico, ácido bromídrico, ácido nítrico, ácido sulfúrico e/ou ácido fosfórico. Exemplos de ácidos orgânicos particularmente adequados incluem ácido ascórbico, ácido cítrico, ácido málico, ácido tartárico, ácido maleico, ácido succínico, ácido fumárico, ácido acético, ácido fórmico e/ou ácido propiônico etc. Os ácidos inorgânicos preferidos são ácidos clorídrico e sulfúrico. Será também possível usar os ácidos os quais já formaram um sal de adição de ácido com uma das substâncias ativas. Dos ácidos orgânicos, ácido ascórbico, ácido fumárico e ácido cítrico são preferidos. Se desejado, as misturas dos ácidos acima podem ser usadas, particularmente no caso dos ácidos os quais têm outras propriedades além das suas qualidades de acidificação, por exemplo, como flavorizantes, antioxidantes ou agentes de complexação, tais como ácido cítrico ou ácido ascórbico, por exemplo. De acordo com a invenção, é particularmente preferido usar ácido clorídrico para ajustar o pH.
Se desejado, a adição de ácido adítico (EDTA) ou um dos sais conhecidos dos mesmos, edetato de sódio, como estabilizante ou agente de complexação pode ser omitida nestas formulações. Outras modalidades podem conter esse composto ou estes compostos. Em uma modalidade preferida, o conteúdo baseado no edetato de sódio é menor do que 100 mg/100ml, preferivelmente menor do que 50mg/100ml, mais preferivelmente
165/168 menor do que 20mg/100ml. Geralmente, as soluções passíveis de inalação nas quais o conteúdo de edetato de sódio é de 0 a 10mg/100ml são preferidos. Os cossolventes e/ou outros excipientes podem ser adicionados às soluções passíveis de inalação livres de propelente. Os cossolventes preferidos são aqueles que contêm os grupos hidroxila ou outros grupos polares, por exemplo, álcoois - particularmente álcool isopropílico, glicóis - particularmente propilenoglicol, polietilenoglicol, polipropilenoglicol, glicoléter, glicerol, polioxietileno álcoois e éster de ácido graxo de polioxietileno. Os termos excipientes e aditivos neste contexto denotam qualquer substância farmacologicamente aceitável que não seja uma substância ativa mas que possa ser formulada com a substância ou substâncias ativas no solvente fisiologicamente adequado a fim de melhorar as propriedades qualitativas da formulação da substância ativa. Preferivelmente, estas substâncias têm nenhum efeito farmacologicamente ou, em conexão com a terapia desejada, nenhum efeito apreciável ou pelo menos nenhum efeito farmacologicamente indesejável. Os excipientes e aditivos incluem, por exemplo, tensoativos tais como lecitina de soja, ácido oleico, ésteres de sorbitano, tais como polissorbatos, polivinilpirrolidona, outros estabilizantes, agentes de complexação, antioxidantes e/ou conservantes os quais garantem ou prolongam a vida útil da formulação farmacêutica acabada, flavorizantes, vitaminas e/ou outros aditivos conhecidos na técnica. Os aditivos também incluem sais farmacologicamente aceitáveis tais como cloreto de sódio como agentes isotônicos.
Os excipientes preferidos incluem os antioxidantes tais como ácido ascórbico, por exemplo, contanto que ele ainda não tenha sido usado para ajustar o pH, vitamina A, vitamina E, tocoferóis e similares vitaminas e provitaminas que ocorrem no corpo humano.
Os conservantes podem ser usados para proteger a formulação da contaminação com patógenos. Os conservantes adequados são aqueles os quais são conhecidos na técnica, particularmente cloreto de cetil piridínio, cloreto de benzalcônio ou ácido benzoico ou benzoatos tais como benzoato de sódio na concentração conhecida da técnica anterior. Os conservantes
166/168 mencionados acima estão preferivelmente presentes em concentrações de até 50 mg/100 ml, mais preferivelmente entre 5 e 20 mg/100 ml.
As formulações preferidas contêm, além da água solvente e da substância ativa 1, apenas o cloreto de benzalcônio e o edetato de sódio. Em outra modalidade preferida, nenhum edetato de sódio está presente.
A dosagem dos compostos de acordo com a invenção é naturalmente altamente dependente do método de administração e da reclamação que está sendo tratada. Quando administrados por inalação, os compostos da fórmula 1 são caracterizados por uma alta potência mesmo em doses na faixa de pg. Os compostos da fórmula 1 também podem ser usados eficazmente acima da faixa de pg. A dosagem pode ser a seguir na faixa de grama, por exemplo.
Em outro aspecto, a presente invenção se refere às formulações farmacêuticas mencionadas acima como tais as quais são caracterizadas pelo fato de contêm um composto da fórmula 1, particularmente as formulações farmacêuticas mencionadas acima as quais podem ser administradas por inalação.
Os exemplos seguintes de formulações ilustram a presente invenção sem restringir seu escopo:
Exemplos de formulações farmacêuticas:
A) Comprimidos por comprimido
| substância ativa 1 | 100 mg |
| lactose | 140 mg |
| amido de milho | 240 mg |
| polivinilpirrolidona | 15 mg |
| estearato de magnésio | 5 mg |
| 500 mg | |
| A substância ativa finamente | moída, lactose e algum amido de |
milho são misturados juntos. Uma mistura é triada, a seguir umidificada com uma solução de polivinilpirrolidona em água, trançada, granulada a úmido e seca. Os grânulos, o amido de milho restante e o estearato de magnésio são
167/168 triados e misturados juntos. A mistura é prensada em comprimidos de tamanho e forma similares.
B)
| Comprimidos por comprimido | |
| substância ativai | 80 mg |
| lactose | 55 mg |
| amido de milho | 190 mg |
| celulose microcristalina | 35 mg |
| polivinilpirrolidona | 15 mg |
| carboximetil amido de sódio | 23 mg |
| estearato de magnésio | 2 mg |
| 400 mg |
A substância ativa finamente moída, algum amido de milho, lactose, celulose microcristalina e polivinilpirrolidona são misturados juntos, a mistura é triada e trabalhada com o amido de milho restante e a água para formar um granulado o qual é seco e triado. O carboximetil amido de sódio e o estearato de magnésio são adicionados e misturados em e a mistura é prensada para formar comprimidos de um tamanho adequado.
C) Solução em ampola substância ativa 1 mg mg ml cloreto de sódio água para inj.
A substância ativas dissolvida em água em seu próprio pH ou opcionalmente em pH 5,5 a 6,5 e cloreto de sódio é adicionada para tornar a solução isotônica. A solução resultante é filtrada para remover pirogênios e filtrado é transferido sob condições assépticas em ampolas as quais são seguir esterilizadas e seladas a quente. As ampolas contêm 5 mg, 25 mg 50 mg de substância ativa.
D) Aerossol de medição substância ativa 1
0,005
0,1 trioleato de sorbitano monofluorotriclorometano e
TG134a : TG227 2:1 ad 100
168/168
A suspensão é transferida para dentro de um recipiente aerossol convencional com válvula de medição. Preferivelmente, 50 pl de suspensão são liberados em cada atuação. A substância ativa também pode ser liberada em doses mais altas se desejado (por exemplo, 0,02 % em peso).
E) Soluções (em mg/100ml) substância ativa 1 333,3 mg cloreto de benzalcônio 10,0 mg
EDTA 50,0 mg
HCI(1N) ad pH 2,4
Essa solução pode ser preparada de uma maneira usual.
F) pó passível de inalação substância ativa 1 12 pg mono-hidrato de lactose ad 25 mg
O pó passível de inalação é preparado da maneira usual pela misturação dos ingredientes individuais.
Claims (27)
- REIVINDICAÇÕES1. Composto, caracterizado pelo fato de que apresenta a fórmula1,
 em queA é CH2, O ou N-C1-6-alquila;R1 é selecionado de • NHR1.1, NMeR1.1;• NHR1.2, NMeR1.2;• NHCH2-R1.3;• NH-C3-6-cicloalquila, enquanto que opcionalmente um átomo de carbono é substituído por um átomo de nitrogênio, enquanto que o anel opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, O-C1-6-alquila, NHSO2-fenila, NHCONH-fenila, halogênio, CN, SO2-C1-6-alquila, COO-C1-6-alquila;• um anel C9 ou 10-bicíclico, enquanto que um ou dois átomos de carbono são substituídos por átomos de nitrogênio e o sistema de anel é ligado através de um átomo de nitrogênio para a estrutura básica de fórmula 1 e enquanto que o sistema de anel é opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, COO-C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, NO2, halogênio, CN, NHSO2-C1-6-alquila, metóxi-fenila;• um grupo selecionado de NHCH(pridinil)CH2COO-C1-6-alquila, NHCH(CH2O-C1-6-alquila)-benzoimidazolila, opcionalmente substituído com halogênio ou CN;• ou 1-aminociclopentila, opcionalmente substituído com metil-oxadiazol;Petição 870190117085, de 13/11/2019, pág. 6/36
- 2/27R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila,C2-6-alquinila, C1-6-haloalquila, C1-6-alquilen-OH, C2-6-alquenilen-OH,C2-6-alquinilen-OH, CH2CON(C1 -6-alquila)2, CH2NHCONH-C3-6-cicloalquila, CN, CO-pridinila, CONR1.1.1R1.1.2, COO-C1-6-alquila, N(SO2-C1-6-alquila)(CH2CON(C1-4-alquila)2) O-C1-6-alquila, O-pridinila, SO2-C1-6-alquila, SO2-C1-6-alquilen-OH, SO2-C3-6-cicloalquila, SO2-piperidinila,SO2NH-C1-6-alquila, SO2N(C1-6-alquila)2, halogênio, CN, CO-morfolinila, CH2-pridinila ou um anel heterocíclico opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, NHC1-6-alquila e =O;R1.1.1 H, C1-6-alquila, C3-6-cicloalquila, C1-6-haloalquila,CH2CON(C1 -6-alquila, )2, CH2CO-azetindinila, C1 -6-alquileno-C3-6-cicloalquila, CH2-piranila, CH2-tetra-hidrofuranila, CH2-furanila, C1-6-alquilen-OH ou tiadiazolila, opcionalmente substituído com C1-6-alquila;R1.1.2 H, C1-6-alquila, SO2C1-6-alquila;ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco- ou seis- elementos, opcionalmente contendo um N ou O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C1-4-alquileno-OH, OH, =O;ouR1.1 é fenila, em que dois resíduos adjacentes estão juntos formando um anel aromático ou não aromático de cinco- ou seis- elementos, opcionalmente contendo independentemente um do outro um ou dois N, S, ou SO2, substituindo um átomo de carbono do anel, em que o anel é opcionalmente substituído com C1-4-alquila ou =O;R1.2 é selecionado de • heteroarila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C2-6-alquenila, C2-6-alquinila, C3-6-cicloalquila, CH2COO-C1-6-alquila, CONR1.2.1R1.2.2, COR1.2.3, COO-C1-6-alquila, CONH2, O-C1-6-alquila, halogênio, CN,Petição 870190117085, de 13/11/2019, pág. 7/36
- 3/27SO2N(C1-6-alquila)2 ou heteroarila opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila;• heteroarila, opcionalmente substituída com um anel não aromático carbocíclico de cinco- ou seis- elementos contendo, independentemente um do outro, dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;• um anel aromático ou não aromático C9 ou 10-bicíclico, enquanto que um ou dois átomos de carbono são substituídos por N, O ou S cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em N(C1-6-alquila)2, CONH-C1-6-alquila, =O;• um anel não aromático heterocíclico, opcionalmente substituído com pridinila;• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCO-C1-6-alquila,R1.2.1 H, C1-6-alquila, C1-6-alquileno-C3-6-cicloalquila,C1-4-alquileno-fenila, C1-4-alquileno-furanila, C3-6-cicloalquila, C1-4-alquilen-O-C1-4-alquila, C1-6-haloalquila ou um anel não aromático carbocíclico de cinco- ou seis- elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel, opcionalmente substituído com 4-ciclopropilmetil-piperazinilaR1.2.2 H, C1-6-alquila;R1.2.3 um anel não aromático carbocíclico de cinco- ou seis- elementos, opcionalmente contendo, independentemente um do outro, um ou dois N, O, S, ou SO2, substituindo um átomo de carbono do anel;R1.3 é selecionado de fenila, heteroarila ou indolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C3-6-cicloalquila, O-C1-6-alquila, O-C1-6-háloalquila, fenila, heteroarila;R2 é selecionado do grupo consistindo em C1-6-alquilenofenila, C1-6-alquileno-naftila, e C1-6-alquileno-heteroarila; cada um opcionalmente substituído com um, dois ou três resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, O-C1-6-háloalPetição 870190117085, de 13/11/2019, pág. 8/36
- 4/27 quila, halogênio;R3 é H, C1-6-alquila;R4 é H, C1-6-alquila;ou R3 e R4 juntos estão formando um grupo CH2-CH2.2. Composto de fórmula 1 de acordo com a reivindicação 1, caracterizado pelo fato de queA é CH2, O ou N-C1-4-alquila;R1 é selecionado de • NHR1.1, NMeR1.1;• NHR1.2, NMeR1.2;• NHCH2-R1.3;• NH-C3-6-cicloalquila, enquanto que opcionalmente um átomo de carbono é substituído por um átomo de nitrogênio, enquanto que o anel é opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, O-C1-6-alquila, NHSO2-fenila, NHCONH-fenila, halogênio, CN, SO2-C1-6-alquila, COO-C1-6-alquila;• Um anel C9 ou 10-bicíclico, enquanto que um ou dois átomos de carbono são substituídos por átomos de nitrogênio e o sistema de anel é ligado através de um átomo de nitrogênio para a estrutura básica de fórmula 1 e enquanto que o sistema de anel é opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, COO-C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila, NO2, halogênio, CN, NHSO2-C1-6-alquila, m-metoxifenila;• um grupo selecionado de NHCH(pridinil)CH2COO-C1-6-alquila, NHCH(CH2O-C1-6-alquila)-benzoimidazolila, opcionalmente substituído com Cl;• ou 1-aminociclopentila, opcionalmente substituída com metil-oxadiazolila;R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C1 -6-haloalquila, CH2CON(C1 -6-alquila)2, CH2NHCONH-C3-6-cicloalquila, CN, CONR1.1.1R1.1.2, COO-C1-6-alquila, O-C1-6-alquila,Petição 870190117085, de 13/11/2019, pág. 9/36
- 5/27SO2-C1-6-alquila, SO2-C1-6-alquilen-OH, SO2-C3-6-cicloalquila,SO2-piperidinila, SO2NH-C1-6-alquila, SO2N(C1-6-alquila)2, halogênio, CN, CO-morfolinila, CH2-pridinila ou um anel heterocíclico opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, NHC1-6-alquila, =O;R1.1.1 H, C1-6-alquila, C3-6-cicloalquila, C1-6-haloalquila,CH2CON(C1-6-alquila,)2, CH2CO-azetindinila,C1-6-alquileno-C3-6-cicloalquila, CH2-piranila, CH2-tetra-hidrofuranila,CH2-furanila, C1-6-alquilen-OH ou tiadiazolila, opcionalmente substituída com C1-6-alquila;R1.1.2 H, C1-6-alquila, SO2C1-6-alquila;ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco- ou seis- elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OHR1.2 é selecionado de • heteroarila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C3-6-cicloalquila, CH2COO-C1-6-alquila, CONR1.2.1R1.2.2,COO-C1-6-alquila, CONH2, O-C1-6-alquila, halogênio, CN, CO-pirrolidinila, CO-morfolinila ou heteroarila opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila;• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada uma opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em N(C1-6-alquila)2, CONH-C1-6-alquila, =O;• piperidinila, opcionalmente substituída com pridinila;• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCO-C1-6-alquila,R1.2.1 H, C1-6-alquila;R1.2.2 H, C1-6-alquila;R1.3 é selecionado de fenila, pirazolila, isoxazolila, pirimidinila,Petição 870190117085, de 13/11/2019, pág. 10/36
- 6/27 indolila ou oxadiazolila, cada um opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila,C3-6-cicloalquila, O-C1-6-alquila, O-C1-6-haloalquila;R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em C1-6-alquila, C1-6-haloalquila, O-C1-6-alquila,O-C1-6-haloalquila, halogênio; ou CH2-tiofenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em halogênio;R3 é H, C1-4-alquila;R4 é H, C1-4-alquila;ou R3 e R4 juntos estão formando um grupo CH2-CH2.3. Composto de fórmula 1 de acordo com a reivindicação 1 ou 2, em queA é CH2, O ou NMe;R1 é selecionado de • NHR1.1, NMeR1.1;• NHR1.2, NMeR1.2;• NHCH2-R1.3;• NH-ciclo-hexila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, NHSO2-fenila, NHCONH-fenila, halogênio;• NH-pirrolidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em SO2-C1-4-alquila, COO-C1-4-alquila;• piperidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NHSO2-C1-4-alquila, m-metoxifenila;• di-hidro-indolila, di-hidro-isoindolila, tetra-hidro-quinolinila ou tetra-hidro- isoquinolinila, opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, COO-C1-4-alquila, C1-4-haloalquila, O-C1-4-alquila, NO2, halogênio;• um grupo selecionado de NHCH(pridinil)CH2COO-C1-4-alquila,Petição 870190117085, de 13/11/2019, pág. 11/36
- 7/27NHCH(CH2O-C1-4-alquila)-benzoimidazolila, opcionalmente substituído comCl;• ou 1-aminociclopentila, opcionalmente substituído com metil-oxadiazolila;R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, C1 -4-haloalquila, CH2CON(C1 -4-alquila)2, CH2NHCONH-C3-6-cicloalquila, CN, CONR1.1.1R1.1.2, COO-C1-4-alquila, O-C1-4-alquila,SO2-C1-4-alquila, SO2-C1-4-alquilen-OH, SO2-C3-6-cicloalquila,SO2-piperidinila, SO2NH-C1-4-alquila, SO2N(C1-4-alquila)2, halogênio,CO-morfolinila, CH2-pridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, pridinila, pirimidinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, NHC1-4-alquila, =O;R1.1.1 H, C1-6-alquila, C3-6-cicloalquila, C1-4-haloalquila, CH2CON(C1-4-alquila,)2, CH2CO-azetindinila,C1-4-alquilen-C3-6-cicloalquila, CH2-piranila, CH2-tetra-hidrofuranila,CH2-furanila, C1-4-alquilen-OH ou tiadiazolila, opcionalmente substituída com C1-4-alquila;R1.1.2 H, C1-4-alquila, SO2C1-4-alquila;ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco- ou seis- elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OHR1.2 é selecionado de • pridinila, piridazinila, pirrolila, pirazolila, isoxazolila, tiazolila, tiadiazolila, opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, C3-6-cicloalquila, CH2COO-C1-4-alquila, CONR1.2.1R1.2.2, COO-C1-4-alquila, CONH2, O-C1-4-alquila, halogênio, CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo emPetição 870190117085, de 13/11/2019, pág. 12/36
- 8/27C1-4-alquila;• benzotiazolila, indazolila, di-hidro-indolila, indanila, tetrahidro- quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em N(C1-4-alquila)2, CONH-C1-4-alquila, =O;• piperidinila, opcionalmente substituída com pridinila;• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCO-C1-4-alquila,R1.2.1 H, C1-4-alquila;R1.2.2 H, C1-4-alquila;R1.3 é selecionado de fenila, pirazolila, isoxazolila, pirimidinila, indolila ou oxadiazolila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, C3-6-cicloalquila, O-C1-4-alquila, O-C1-4-haloalquila;R2 é selecionado de CH2-fenila ou CH2-naftila, ambas opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em C1-4-alquila, C1-4-haloalquila, O-C1-4-haloalquila, halogênio; ou CH2-tiofenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em halogênio;R3 é H;R4 é H;ou R3 e R4 juntos estão formando um grupo CH2-CH2.4. Composto de fórmula 1 de acordo com uma das reivindicações 1 a 3, caracterizado pelo fato de queA é CH2, O ou NMe;R1 é selecionado de • NHR1.1, NMeR1.1;• NHR1.2, NMeR1.2;• NHCH2-R1.3;• NH-piperidinila, opcionalmente substituída com piridinila;• NH-ciclo-hexila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em t-Bu, NHSO2-fenila,Petição 870190117085, de 13/11/2019, pág. 13/36
- 9/27NHCONH-fenila, F;• NH-pirrolidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em SO2Me, COO-t-Bu;• piperidinila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NHSO2-n-Bu, m-metoxifenila;• di-hidro-indolila, di-hidro-isoindolila, tetra-hidro-quinolinila ou tetra-hidro- isoquinolinila, opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em Me, COOMe, CF3, OMe, NO2, F, Br;• um grupo selecionado de NHCH(pridinil)CH2COOMe, NHCH(CH2OMe)-benzoimidazolila, opcionalmente substituído com Cl;• ou 1-aminociclopentila, opcionalmente substituída com metil-oxadiazolila;R1.1 é fenila, opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, Et, t-Bu, CF3, CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, SO2Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, CO-morfolinila, CH2-pridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolila, pridinila, pirimidinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =O;R1.1.1 H, Me, Et, t-Bu, i-Pr, ciclopropila, CH2-i-Pr, CH2-t-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila, CH2-ciclopropila, CH2-ciclobutila, CH2-piranila, CH2-tetra-hidrofuranila,CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituído com Me;R1.1.2 H, Me, Et, SO2Me, SO2Et ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocíclico de quatro-, cinco- ou seis- elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OHPetição 870190117085, de 13/11/2019, pág. 14/36
- 10/27R1.2 é selecionado de • pridinila, pirrolila, pirazolila, isoxazolila, tiazolilla, tiadiazolila, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, Bu, ciclopropila, CH2COOEt, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada uma opcionalmente Me substituído;• benzotiazolilla, indazolila, di-hidro-indolila, indanila, tetrahidro-quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NMe2, CONHMe, =O;• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCOMe,R1.2.1 H, Me;R1.2.2 H, Me;R1.3 é selecionado de fenila, pirazolila, isoxazolila, pirimidinila, indolila ou oxadiazolila, cada uma opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, ciclopentila, OMe, OCHF2;R2 é selecionado de CH2-fenila ou CH2-naftila, ambos opcionalmente substituídos com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et; ou CH2-tiofenila, opcionalmente substituídos com um ou dois resíduos selecionados do grupo consistindo em Cl, Br;R3 é H;R4 é H;ou R3 e R4 juntos estão formando um grupo CH2-CH2.5. Composto de fórmula 1 de acordo com uma das reivindicações 1 a 4, caracterizado pelo fato de queA é CH2, O ou NMe;R1 é selecionado de • NHR1.1 • NHR1.2,Petição 870190117085, de 13/11/2019, pág. 15/36
- 11/27R1.1 é fenila, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Bu, CF3, CH2CONMe2, CH2NHCONH-ciclo-hexila, CN, CONR1.1.1R1.1.2, COOMe, COOEt, OMe, SO2Me, SO2CH2CH2OH, SO2Et, SO2-ciclopropila, SO2-piperidinila, SO2NHEt, SO2NMeEt, F, Cl, CO-morfolinila, CH2-pridinila, ou imidazolidinila, piperidinila, oxazinanila, pirazolila, triazolila, tetrazolila, oxazolila, oxadiazolila, tiazolilla, pridinila, pirimidinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em Me, NHMe, =O;R1.1.1 H, Me, Et, t-Bu, i-Pr, ciclopropila, CH2-i-Pr, CH2-t-Bu, CH(CH3)CH2CH3, CH2CHF2, CH2CONMe2, CH2CO-azetindinila,CH2-ciclopropila, CH2-ciclobutila, CH2-pirinila, CH2-tetra-hidrofuranila, CH2-furanila, CH2CH2OH ou tiadiazolila, opcionalmente substituídas com Me;R1.1.2 H, Me, Et, SO2Me, SO2Et ou R1.1.1 e R1.1.2 juntos estão formando um anel carbocícllico de quatro-, cinco- ou seis- elementos, opcionalmente contendo um O, substituindo um átomo de carbono do anel, opcionalmente substituído com um ou dois resíduos selecionados do grupo consistindo em CH2OHR1.2 é selecionado de • pridinila, pirrolila, pirazolila, isoxazolila, tiazolilla, tiadiazolila, opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em Me, Et, Pr, Bu, ciclopropila, CH2COOEt, CONR1.2.1R1.2.2, COOMe, COOEt, CONH2, OMe, Cl, Br CO-pirrolidinila, CO-morfolinila ou pirazolila, triazolila, tetrazolila, isoxazolila, oxadiazolila, cada uma opcionalmente substituída Me;• benzotiazolilla, indazolila, di-hidro-indolila, indanila, tetrahidro- quinolinila, cada uma opcionalmente substituída com um ou dois resíduos selecionados do grupo consistindo em NMe2, CONHMe, =O;• 4,5-di-hidro-nafto[2,1-d]tiazol, opcionalmente substituído com NHCOMe,R1.2.1 H, Me;Petição 870190117085, de 13/11/2019, pág. 16/36
- 12/27R1.2.2 H, Me;R2 é selecionado de CH2-fenila ou CH2-naftila, ambasR3 opcionalmente substituídas com um ou dois resíduos selecionados do grupo consistindo em CH3, CF3, OCF3, F, Cl, Br, Et é H;é H.R46.reivindicações 1AR1Composto de fórmula 1 de acordo com uma das5, caracterizado pelo fato de que é CH2, O ou NMe;é selecionado de
 HC írN

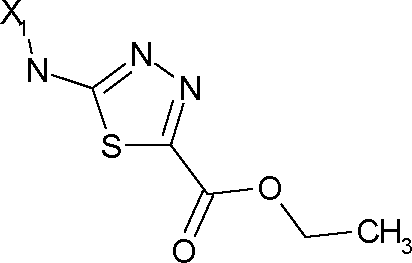
 O \\S ch3
 CH,O^l >O XSX OIIIN ///CH,NI CH3 h3c
 N-fH3N N

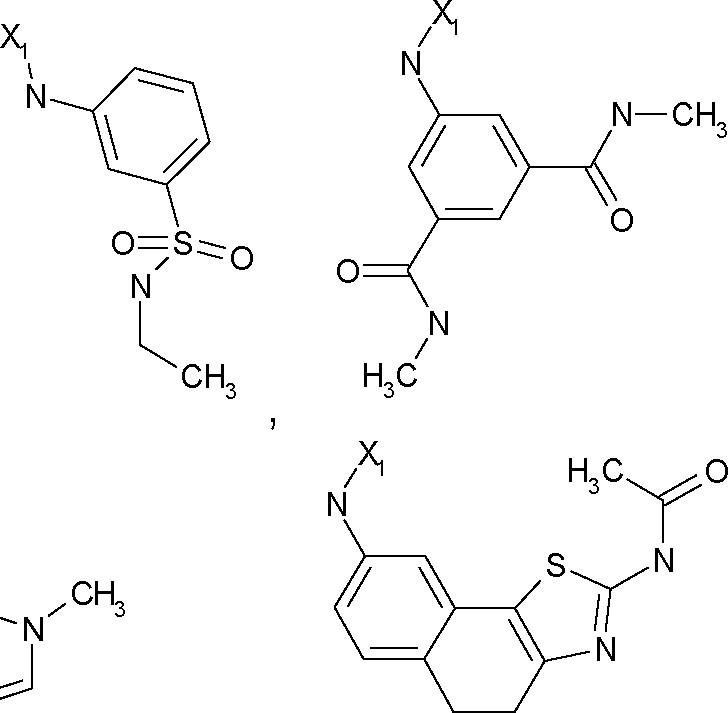 ON
 H3CN
 -O \N—\CH3
 N

 N xoI °CH:.H3C^%H3CH3
 Petição 870190117085, de 13/11/2019, pág. 17/36
- 13/27CH3OO—W O^SCH3
 CH,CH ‘3

 O

 N CH3O
 CH.HCONCH3H3C


 Petição 870190117085, de 13/11/2019, pág. 18/36
- 14/27


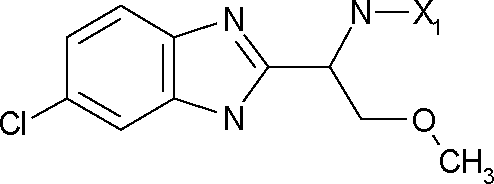


 Petição 870190117085, de 13/11/2019, pág. 19/36
- 15/27


 Petição 870190117085, de 13/11/2019, pág. 20/36
- 16/27OH,C_ 3 O
 HNO iCHH3C

 H y—N
 OH y—N
 HOO —O


 MeOH

 NCH3CH3N
 N σ°^.N .N X^CH3

 H y—N
 OOH y—nCl

 OO —H3C
 H3C
 O yC-N ON' _-N _-NCH3 ;CH:.,NX^Petição 870190117085, de 13/11/2019, pág. 21/36
- 17/27


 Petição 870190117085, de 13/11/2019, pág. 22/36
- 18/27

 HO
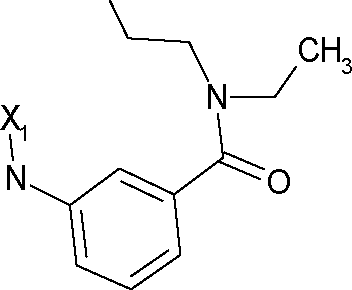


 Petição 870190117085, de 13/11/2019, pág. 23/36
- 19/27


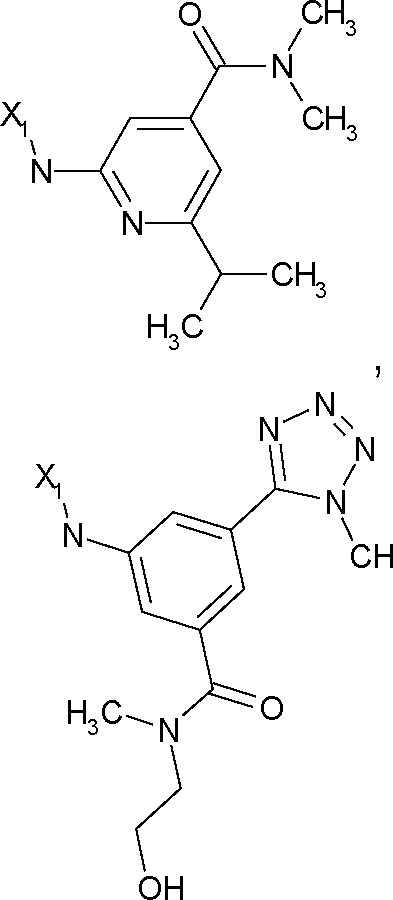
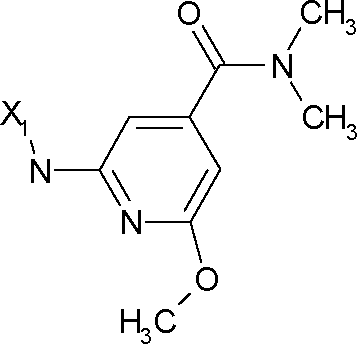


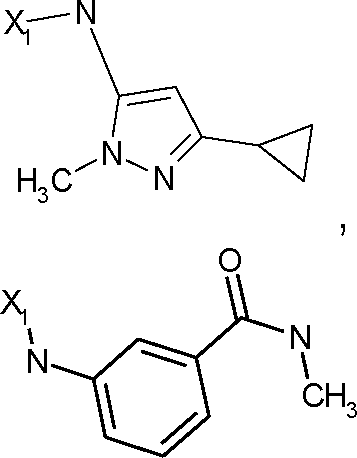

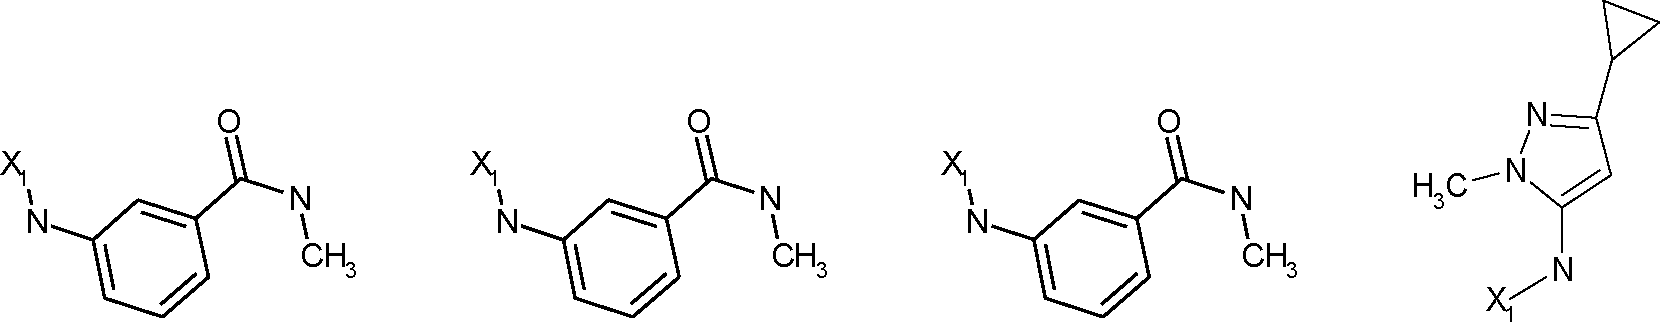 Petição 870190117085, de 13/11/2019, pág. 24/36
- 20/27

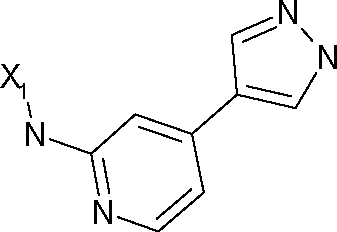

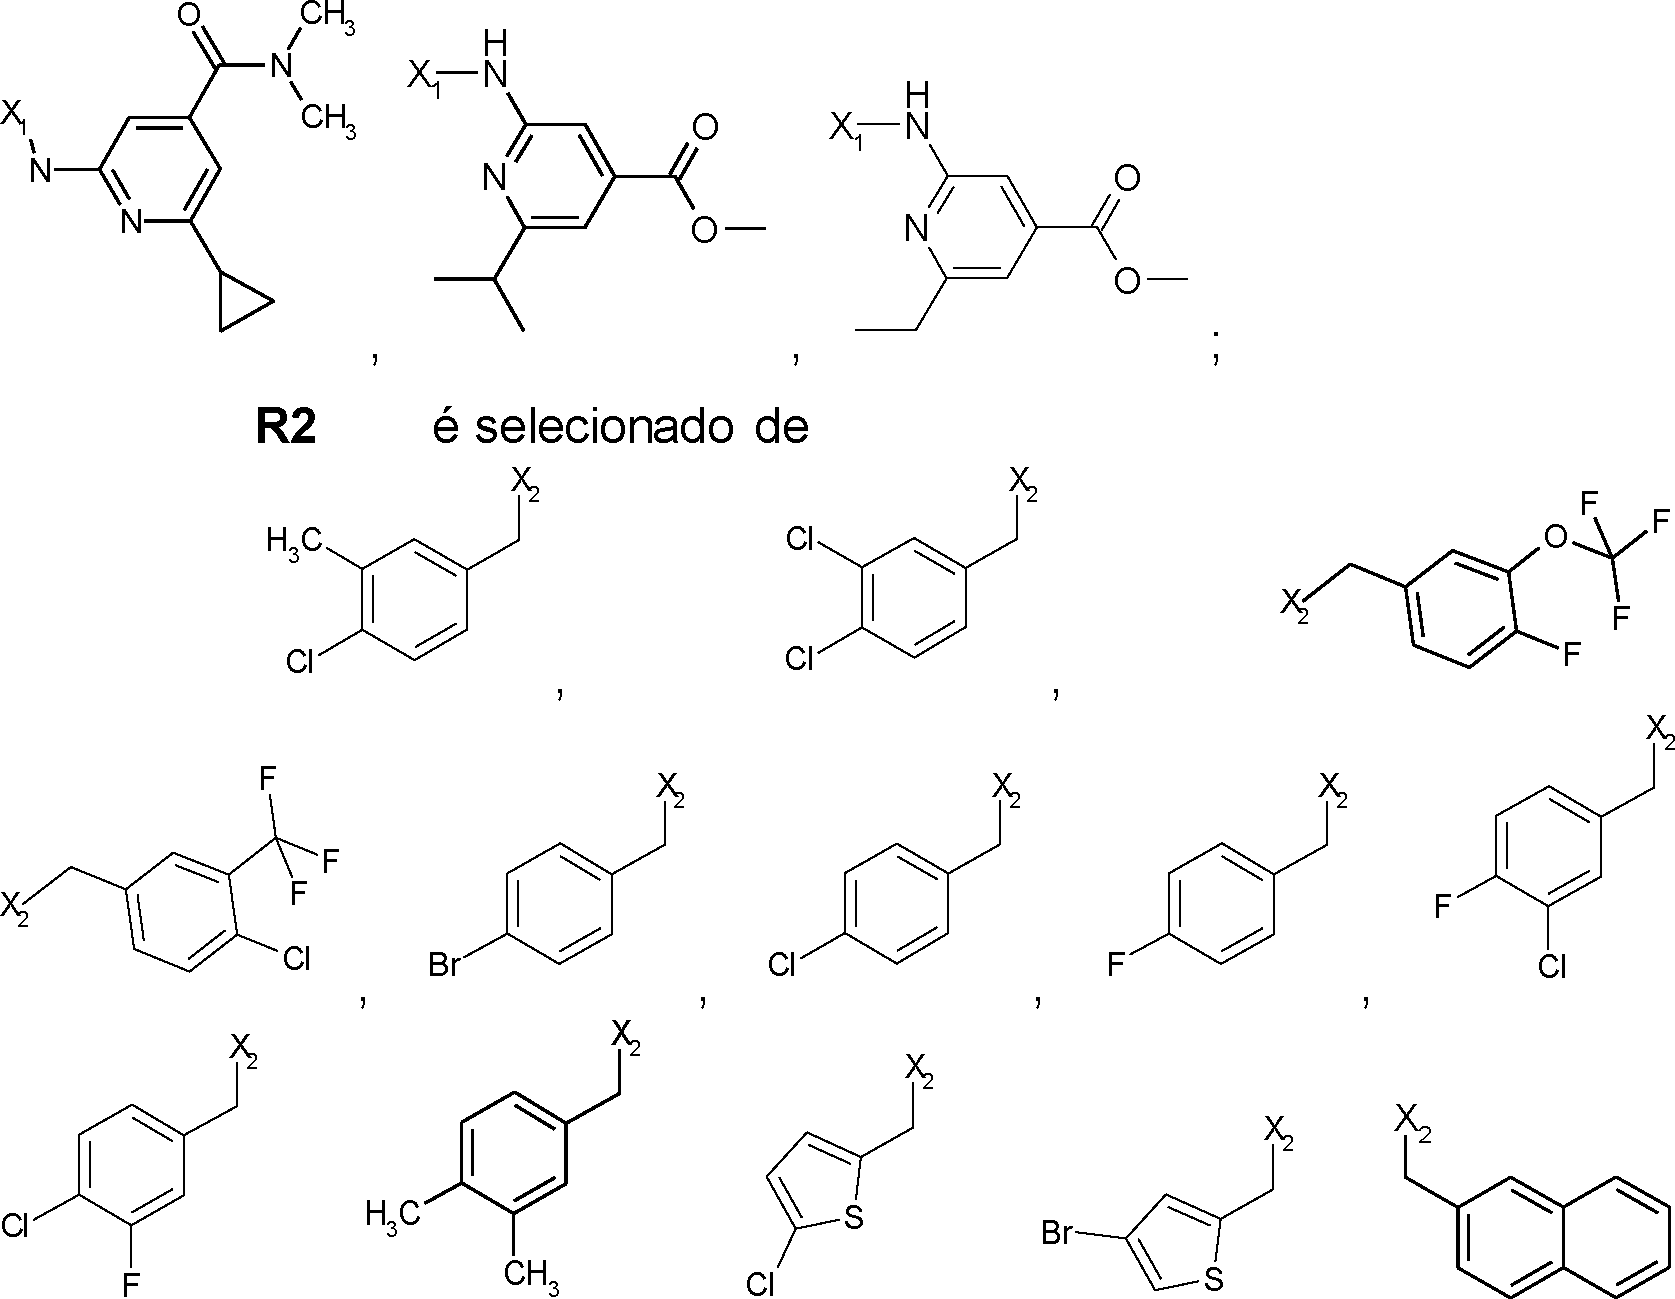

 ou R3 e R4 juntos estão formando um grupo CH2-CH2.5 7. Composto de formula 1 de acordo com qualquer uma das reivindicações 1 a 6, caracterizado pelo fato de que o composto de fórmula 1 está presente na forma de um racemato ou um enantiômero individual.8. Compostos de fórmula geral 1 de acordo com uma das reivindicações 1 a 6, caracterizado pelo fato de que os compostos dePetição 870190117085, de 13/11/2019, pág. 25/36
- 21/27 fórmula 1 estão presentes na forma do enantiômero R- R-1
 9. Composição farmacêutica, caracterizada em que ela contém um composto de fórmula 1 como definido em qualquer uma das reivindicações 1 a 8.5 10. Composto de fórmula 1 de acordo com qualquer uma reivindicações 1 a 8, caracterizado pelo fato de que é:Composto

 Petição 870190117085, de 13/11/2019, pág. 26/36
- 22/27
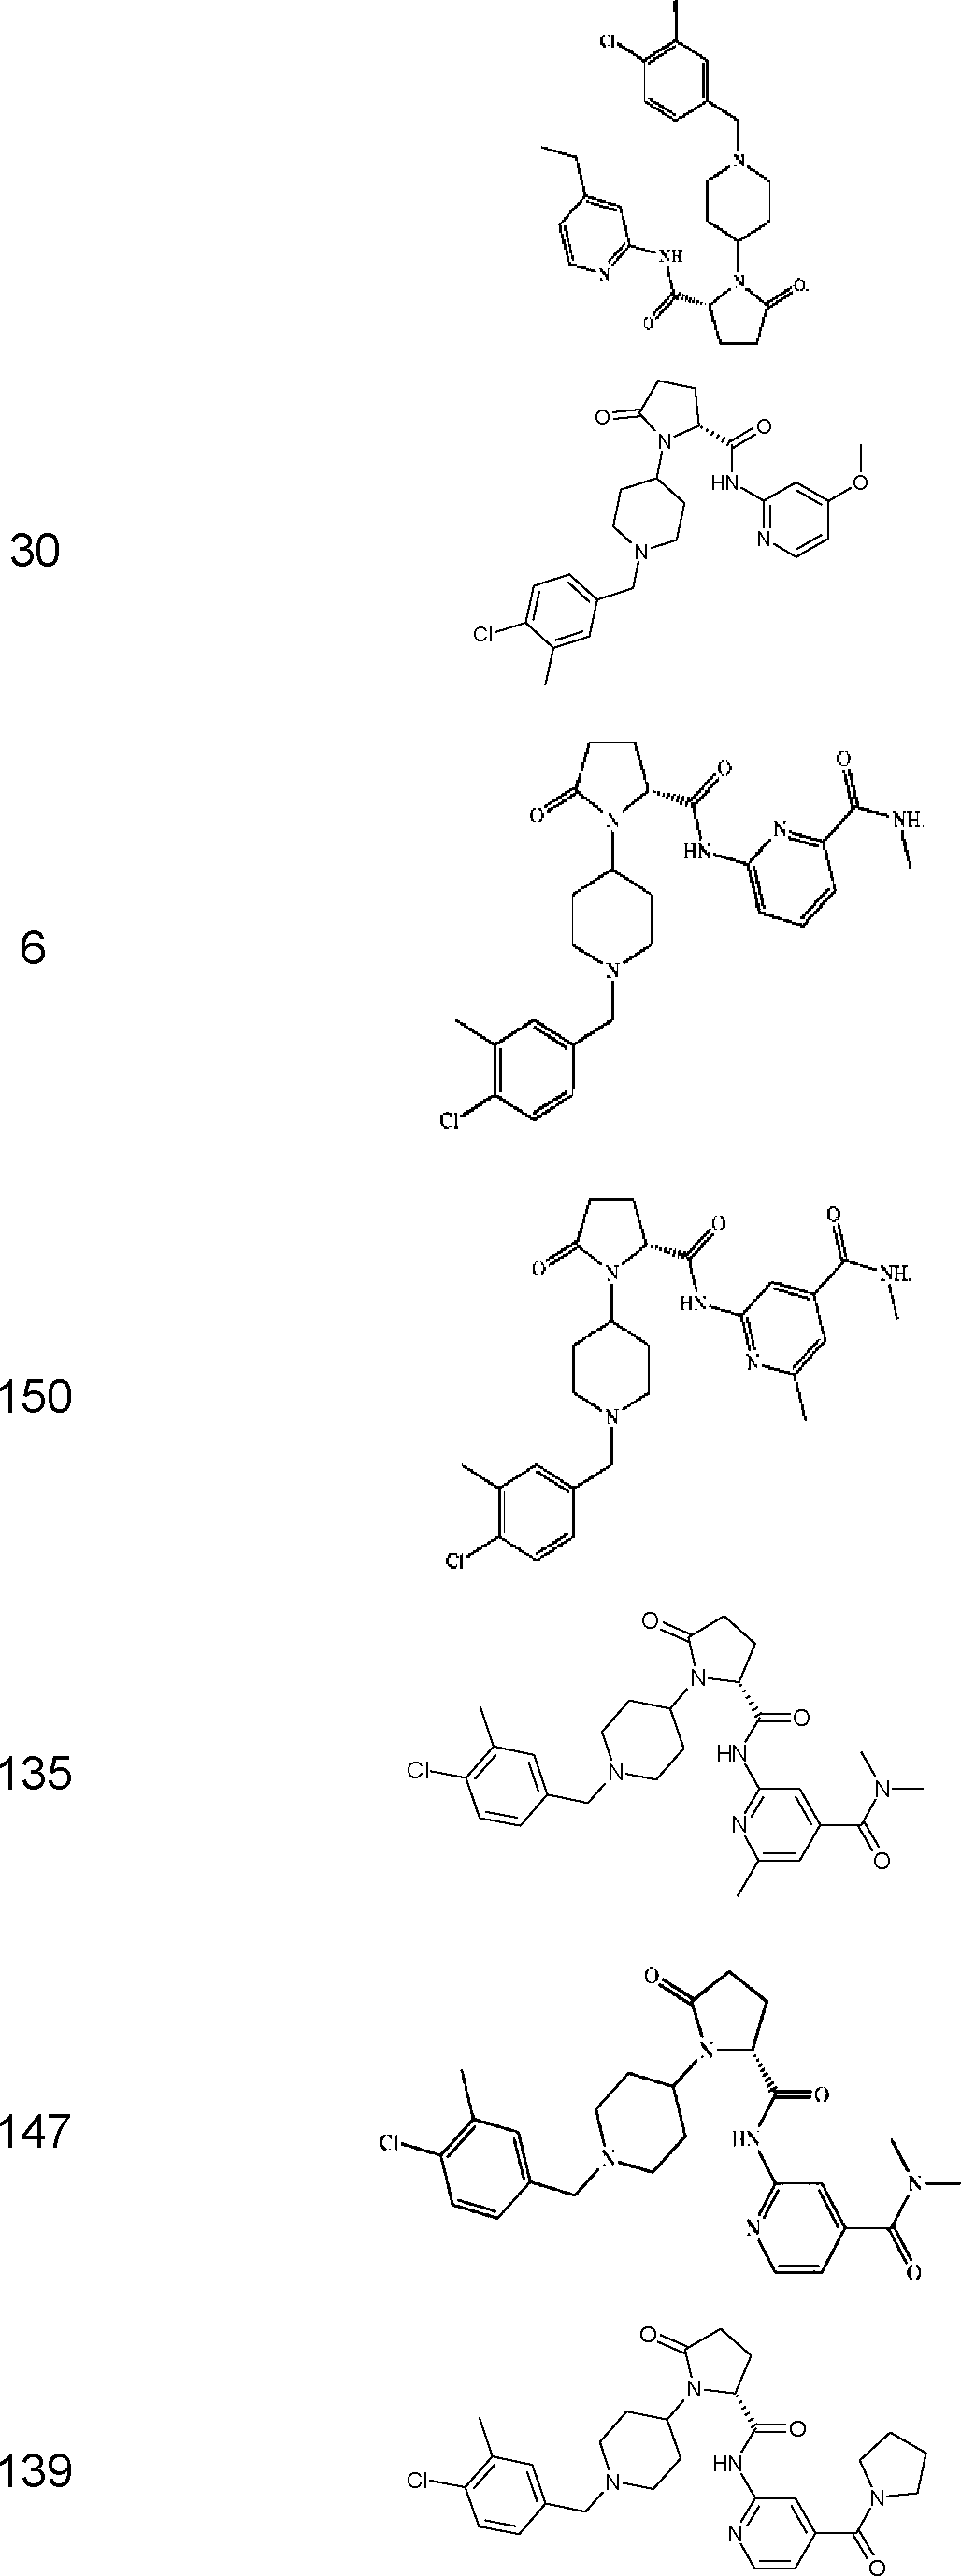 Petição 870190117085, de 13/11/2019, pág. 27/36
- 23/27
 Petição 870190117085, de 13/11/2019, pág. 28/36
- 24/27
 Petição 870190117085, de 13/11/2019, pág. 29/36
- 25/27
 213188115184182214


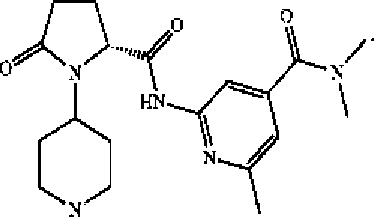


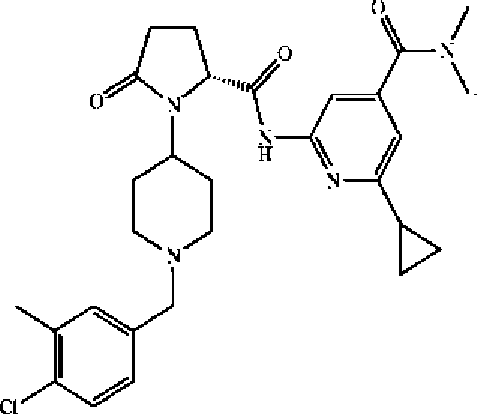 Petição 870190117085, de 13/11/2019, pág. 30/36
- 26/27
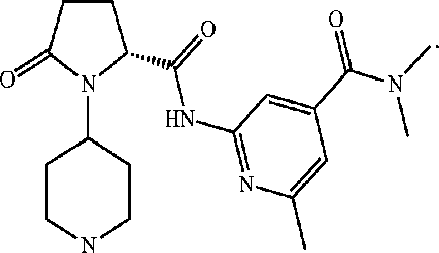


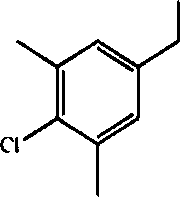

 Petição 870190117085, de 13/11/2019, pág. 31/36
- 27/2711. Composto de fórmula 1 de acordo com qualquer uma reivindicações 1 a 8, caracterizado pelo fato de ser como um medicamento.12. Uso dos compostos de fórmula 1 como definidos em qualquer uma das reivindicações 1 a 9, caracterizado pelo fato de ser para a5 preparação de uma medicação para a prevenção e/ou tratamento de doenças em que inibidores de atividade de CCR3 têm um benefício terapêutico.13. Uso dos compostos de fórmula 1 como definidos em qualquer uma das reivindicações 1 a 8, caracterizado pelo fato de ser para a10 preparação de uma medicação para o tratamento de asma e doenças alérgicas, doenças inflamatórias gastrointestinais, doenças eosinofílicas, doença pulmonar obstrutiva crônica, infecção por micróbios patogênicos, artrite reumatoide e aterosclerose.14. Uso dos compostos de fórmula 1 como definidos em 15 qualquer uma das reivindicações 1 a 9, caracterizado pelo fato de ser para a preparação de um medicamento para o tratamento de doenças com neovascularização anormal intensificada como degeneração macular relacionada à idade.
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| BR122019017002-9A BR122019017002B1 (pt) | 2009-04-08 | 2010-04-01 | Composição farmacêutica compreendendo piridinas substituídas |
Applications Claiming Priority (5)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP09157653 | 2009-04-08 | ||
| EP09157653.8 | 2009-04-08 | ||
| EP09174917 | 2009-11-03 | ||
| EP09174917.6 | 2009-11-03 | ||
| PCT/EP2010/054396 WO2010115836A1 (en) | 2009-04-08 | 2010-04-01 | Substituted piperidines as ccr3 antagonists |
Publications (3)
| Publication Number | Publication Date |
|---|---|
| BRPI1013821A2 BRPI1013821A2 (pt) | 2016-04-05 |
| BRPI1013821A8 BRPI1013821A8 (pt) | 2019-09-17 |
| BRPI1013821B1 true BRPI1013821B1 (pt) | 2020-03-31 |
Family
ID=42561233
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI1013821-8A BRPI1013821B1 (pt) | 2009-04-08 | 2010-04-01 | Piridinas substituídas como antagonistas de ccr3. |
| BR122019017002-9A BR122019017002B1 (pt) | 2009-04-08 | 2010-04-01 | Composição farmacêutica compreendendo piridinas substituídas |
Family Applications After (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BR122019017002-9A BR122019017002B1 (pt) | 2009-04-08 | 2010-04-01 | Composição farmacêutica compreendendo piridinas substituídas |
Country Status (30)
| Country | Link |
|---|---|
| US (3) | US8278302B2 (pt) |
| EP (1) | EP2417120B1 (pt) |
| JP (1) | JP5466246B2 (pt) |
| KR (1) | KR101690979B1 (pt) |
| CN (1) | CN102388032B (pt) |
| AP (1) | AP2989A (pt) |
| AR (1) | AR076228A1 (pt) |
| AU (1) | AU2010233849B2 (pt) |
| BR (2) | BRPI1013821B1 (pt) |
| CA (1) | CA2753151C (pt) |
| CL (1) | CL2011002197A1 (pt) |
| CO (1) | CO6501183A2 (pt) |
| DK (1) | DK2417120T3 (pt) |
| EA (1) | EA021072B1 (pt) |
| EC (1) | ECSP11011427A (pt) |
| ES (1) | ES2613696T3 (pt) |
| GE (1) | GEP20135863B (pt) |
| HU (1) | HUE030787T2 (pt) |
| IL (1) | IL214309A (pt) |
| MA (1) | MA33178B1 (pt) |
| MX (1) | MX2011010584A (pt) |
| MY (1) | MY161903A (pt) |
| NZ (1) | NZ594597A (pt) |
| PE (1) | PE20120135A1 (pt) |
| PL (1) | PL2417120T3 (pt) |
| PT (1) | PT2417120T (pt) |
| SG (2) | SG175079A1 (pt) |
| TW (1) | TWI466880B (pt) |
| UY (1) | UY32547A (pt) |
| WO (1) | WO2010115836A1 (pt) |
Families Citing this family (28)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US8278302B2 (en) | 2009-04-08 | 2012-10-02 | Boehringer Ingelheim International Gmbh | Substituted piperidines as CCR3 antagonists |
| UA109290C2 (uk) * | 2010-10-07 | 2015-08-10 | Спільні кристали і солі інгібіторів ccr3 | |
| AR087701A1 (es) * | 2011-08-31 | 2014-04-09 | Japan Tobacco Inc | Derivados de pirazol con actividad inhibidora de sglt1 |
| US20140335083A1 (en) * | 2011-12-01 | 2014-11-13 | Glaxo Group Limited | Methods of treatment and prevention of eye diseases |
| AR090566A1 (es) | 2012-04-02 | 2014-11-19 | Boehringer Ingelheim Int | Proceso para la produccion de inhibidores de crr |
| US20130261153A1 (en) * | 2012-04-03 | 2013-10-03 | Boehringer Ingelheim International Gmbh | Use of ccr3-inhibitors |
| US10213421B2 (en) | 2012-04-04 | 2019-02-26 | Alkahest, Inc. | Pharmaceutical formulations comprising CCR3 antagonists |
| CN104619707A (zh) | 2012-07-31 | 2015-05-13 | 协和发酵麒麟株式会社 | 稠环杂环化合物 |
| US10130634B2 (en) * | 2013-07-24 | 2018-11-20 | Mitsubishi Tanabe Pharma Corporation | Therapeutic agent for ophthalmic disease |
| SG10201900631TA (en) * | 2014-08-01 | 2019-02-27 | Nuevolution As | Compounds active towards bromodomains |
| DK3050574T3 (da) | 2015-01-28 | 2020-01-20 | Univ Bordeaux | Anvendelse af plerixafor til behandling og/eller forebyggelse af akutte forværringer af kronisk obstruktiv lungesygdom |
| WO2017170996A1 (ja) * | 2016-03-31 | 2017-10-05 | 国立研究開発法人国立長寿医療研究センター | 歯科用前処理材及び歯組織再生キット |
| US11382907B2 (en) | 2017-04-05 | 2022-07-12 | Alkahest, Inc. | Methods and compositions for treating aging-associated impairments using CCR3-inhibitors |
| EA201992356A1 (ru) * | 2017-04-05 | 2020-03-23 | Алкахест Инк. | Способ и композиция для лечения заболевания, связанного с сетчаткой глаза, с использованием ингибитора ccr3 |
| US20200054622A1 (en) * | 2017-04-05 | 2020-02-20 | Alkahest, Inc. | Methods and Compositions for Treating Aging-Associated Impairments Using CCR3-Inhibitors |
| PL3621615T3 (pl) | 2017-05-12 | 2024-03-25 | Enanta Pharmaceuticals, Inc. | Inhibitory regulujące sygnał apoptozy kinazy 1 i sposoby ich stosowania |
| US10597382B2 (en) | 2017-08-28 | 2020-03-24 | Enanta Pharmaceuticals, Inc. | Tetrazole containing apoptosis signal-regulating kinase 1 inhibitors and methods of use thereof |
| CN107602457A (zh) * | 2017-10-10 | 2018-01-19 | 重庆奥舍生物化工有限公司 | 一锅法合成6‑甲基‑2‑氨基‑异烟酸的方法 |
| CA3076017A1 (en) * | 2017-10-13 | 2019-04-18 | Alkahest, Inc. | Methods and compositions for treating pruritus, xerosis, and associated disease using ccr3-inhibitors |
| WO2019213239A1 (en) | 2018-05-02 | 2019-11-07 | Enanta Pharmaceuticals Inc. | Apoptosis signal-regulating kinase 1 inhibitors and methods of use thereof |
| IL278368B2 (en) | 2018-05-02 | 2024-06-01 | Enanta Pharm Inc | Tetrazole containing apoptosis signal-regulating kinase 1 inhibitors and methods of use thereof |
| US11426399B2 (en) | 2018-05-15 | 2022-08-30 | Alkahest, Inc. | Treatment of aging-associated disease with modulators of leukotriene A4 hydrolase |
| US10968199B2 (en) | 2018-08-22 | 2021-04-06 | Enanta Pharmaceuticals, Inc. | Cycloalkyl-containing apoptosis signal-regulating kinase 1 inhibitors and methods of use thereof |
| EP3856195A4 (en) * | 2018-09-26 | 2022-06-22 | Alkahest, Inc. | METHODS AND COMPOSITIONS FOR TREATMENT OF AGING-RELATED DISORDERS USING CCR3 INHIBITORS |
| WO2020106707A1 (en) | 2018-11-19 | 2020-05-28 | Enanta Pharmaceuticals, Inc. | Apoptosis signal-regulating kinase 1 inhibitors and methods of use thereof |
| WO2020198214A1 (en) | 2019-03-25 | 2020-10-01 | Enanta Pharmaceuticals, Inc. | Apoptosis signal-regulating kinase 1 inhibitors and methods of use thereof |
| US12692301B2 (en) | 2020-06-11 | 2026-07-28 | Alkahest Inc. | Methods of improving retina-associated disease outcome using CCR3-inhibitors |
| CA3221177A1 (en) | 2021-11-01 | 2023-05-04 | Meghan Kerrisk Campbell | Benzodioxane modulators of leukotriene a4 hydrolase (lta4h) for prevention and treatment of aging-associated diseases |
Family Cites Families (30)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| SE7907121L (sv) * | 1979-08-27 | 1981-02-28 | Astra Laekemedel Ab | Ftalimidinderivat |
| JP2807577B2 (ja) | 1990-06-15 | 1998-10-08 | エーザイ株式会社 | 環状アミド誘導体 |
| WO1999037619A1 (en) * | 1998-01-21 | 1999-07-29 | Millennium Pharmaceuticals, Inc. | Chemokine receptor antagonists and methods of use therefor |
| EP1052992A1 (en) * | 1998-02-02 | 2000-11-22 | Merck & Co., Inc. | Cyclic amine modulators of chemokine receptor activity |
| US6140349A (en) | 1998-02-02 | 2000-10-31 | Merck & Co., Inc. | Cyclic amine modulators of chemokine receptor activity |
| AR033517A1 (es) * | 2000-04-08 | 2003-12-26 | Astrazeneca Ab | Derivados de piperidina, proceso para su preparacion y uso de estos derivados en la fabricacion de medicamentos |
| TW583185B (en) | 2000-06-13 | 2004-04-11 | Novartis Ag | N-(substituted glycyl)-2-cyanopyrrolidines and pharmaceutical composition for inhibiting dipeptidyl peptidase-IV (DPP-IV) or for the prevention or treatment of diseases or conditions associated with elevated levels of DPP-IV comprising the same |
| DE10233366A1 (de) | 2002-07-23 | 2004-02-12 | Boehringer Ingelheim Pharma Gmbh & Co. Kg | In 6-Stellung substituierte Indolinonderivate, ihre Herstellung und ihre Verwendung als Arzneimittel |
| PE20040804A1 (es) | 2002-12-19 | 2004-12-31 | Boehringer Ingelheim Pharma | DERIVADOS DE CARBOXAMIDAS COMO INHIBIDORES DEL FACTOR Xa |
| EP1680408A2 (en) | 2003-10-24 | 2006-07-19 | F. Hoffmann-La Roche Ag | Ccr3 receptor antagonists |
| EP1725235B1 (en) * | 2004-02-05 | 2009-04-15 | Schering Corporation | Piperidine derivatives useful as ccr3 antagonists |
| WO2005095339A1 (en) | 2004-03-31 | 2005-10-13 | Pfizer Products Inc. | Dicyanopyrrolidines as dipeptidyl peptidase iv inhibitors |
| KR20070012552A (ko) | 2004-05-13 | 2007-01-25 | 베링거 인겔하임 인터내셔날 게엠베하 | 신규한 치환된 티오펜카복스아미드, 이의 제조방법 및약제로서의 이의 용도 |
| US7691888B2 (en) | 2004-10-07 | 2010-04-06 | Boehringer Ingelheim International Gmbh | Thiazolyl-dihydro-indazole |
| JP2006137718A (ja) * | 2004-11-12 | 2006-06-01 | Astellas Pharma Inc | インドール若しくはインダゾール誘導体 |
| WO2006083390A2 (en) | 2004-12-07 | 2006-08-10 | Children's Hospital Medical Center | Eotaxin-3 in eosinophilic esophagitis |
| DOP2006000051A (es) | 2005-02-24 | 2006-08-31 | Lilly Co Eli | Inhibidores de vegf-r2 y métodos |
| JP3701964B1 (ja) | 2005-03-08 | 2005-10-05 | アステラス製薬株式会社 | キヌクリジン誘導体の新規な塩 |
| KR20080007645A (ko) | 2005-04-28 | 2008-01-22 | 베링거 인겔하임 인터내셔날 게엠베하 | 염증성 질환 치료용 신규 화합물 |
| EP1878727A4 (en) | 2005-04-28 | 2013-11-13 | Kyowa Hakko Kirin Co Ltd | 2-AMINOQUINAZOLINE DERIVATIVES |
| CA2647448A1 (en) | 2006-04-12 | 2007-10-18 | Pfizer Limited | Pyrrolidine derivatives as modulators of chemokine ccr5 receptors |
| GB0701992D0 (en) | 2007-02-02 | 2007-03-14 | 7Tm Pharma As | Grehlin Receptor Modulators |
| DE102007012284A1 (de) | 2007-03-16 | 2008-09-18 | Boehringer Ingelheim Pharma Gmbh & Co. Kg | Neue substituierte Arylsulfonylglycine, deren Herstellung und deren Verwendung als Arzneimittel |
| US8008092B2 (en) | 2007-10-09 | 2011-08-30 | University Of Kentucky Research Foundation | CCR3 inhibition for ocular angiogenesis and macular degeneration |
| TW201000446A (en) | 2008-05-30 | 2010-01-01 | Astrazeneca Ab | New compounds useful in pain therapy |
| US8278302B2 (en) | 2009-04-08 | 2012-10-02 | Boehringer Ingelheim International Gmbh | Substituted piperidines as CCR3 antagonists |
| UA109290C2 (uk) | 2010-10-07 | 2015-08-10 | Спільні кристали і солі інгібіторів ccr3 | |
| AR090566A1 (es) | 2012-04-02 | 2014-11-19 | Boehringer Ingelheim Int | Proceso para la produccion de inhibidores de crr |
| US20130261153A1 (en) | 2012-04-03 | 2013-10-03 | Boehringer Ingelheim International Gmbh | Use of ccr3-inhibitors |
| US10213421B2 (en) | 2012-04-04 | 2019-02-26 | Alkahest, Inc. | Pharmaceutical formulations comprising CCR3 antagonists |
-
2010
- 2010-03-19 US US12/727,318 patent/US8278302B2/en not_active Ceased
- 2010-04-01 BR BRPI1013821-8A patent/BRPI1013821B1/pt active IP Right Grant
- 2010-04-01 ES ES10712432.3T patent/ES2613696T3/es active Active
- 2010-04-01 PT PT107124323T patent/PT2417120T/pt unknown
- 2010-04-01 MX MX2011010584A patent/MX2011010584A/es active IP Right Grant
- 2010-04-01 KR KR1020117023451A patent/KR101690979B1/ko active Active
- 2010-04-01 CN CN201080015048.XA patent/CN102388032B/zh active Active
- 2010-04-01 AU AU2010233849A patent/AU2010233849B2/en active Active
- 2010-04-01 EA EA201101398A patent/EA021072B1/ru not_active IP Right Cessation
- 2010-04-01 MA MA34225A patent/MA33178B1/fr unknown
- 2010-04-01 JP JP2011544062A patent/JP5466246B2/ja active Active
- 2010-04-01 WO PCT/EP2010/054396 patent/WO2010115836A1/en not_active Ceased
- 2010-04-01 GE GEAP201012448A patent/GEP20135863B/en unknown
- 2010-04-01 PE PE2011001650A patent/PE20120135A1/es not_active Application Discontinuation
- 2010-04-01 MY MYPI2011004829A patent/MY161903A/en unknown
- 2010-04-01 AP AP2011005817A patent/AP2989A/xx active
- 2010-04-01 NZ NZ594597A patent/NZ594597A/en unknown
- 2010-04-01 DK DK10712432.3T patent/DK2417120T3/en active
- 2010-04-01 EP EP10712432.3A patent/EP2417120B1/en active Active
- 2010-04-01 CA CA2753151A patent/CA2753151C/en active Active
- 2010-04-01 SG SG2011072626A patent/SG175079A1/en unknown
- 2010-04-01 BR BR122019017002-9A patent/BR122019017002B1/pt active IP Right Grant
- 2010-04-01 HU HUE10712432A patent/HUE030787T2/en unknown
- 2010-04-01 PL PL10712432T patent/PL2417120T3/pl unknown
- 2010-04-01 SG SG10201401347QA patent/SG10201401347QA/en unknown
- 2010-04-07 TW TW99110771A patent/TWI466880B/zh active
- 2010-04-07 UY UY0001032547A patent/UY32547A/es not_active Application Discontinuation
- 2010-04-07 AR ARP100101174A patent/AR076228A1/es active IP Right Grant
-
2011
- 2011-07-27 IL IL214309A patent/IL214309A/en active IP Right Grant
- 2011-08-28 EC EC2011011427A patent/ECSP11011427A/es unknown
- 2011-09-06 CL CL2011002197A patent/CL2011002197A1/es unknown
- 2011-09-29 CO CO11127672A patent/CO6501183A2/es active IP Right Grant
-
2012
- 2012-08-28 US US13/596,225 patent/US8653075B2/en active Active
-
2014
- 2014-02-07 US US14/175,082 patent/USRE45323E1/en active Active
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP2417120B1 (en) | Substituted piperidines as ccr3 antagonists | |
| KR101844215B1 (ko) | Ccr3-억제제의 공-결정 및 염 | |
| HK1164295B (en) | Substituted piperidines as ccr3 antagonists | |
| HK1181381B (en) | Co-crystals and salts of ccr3-inhibitors | |
| HK1181381A (en) | Co-crystals and salts of ccr3-inhibitors |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| B07D | Technical examination (opinion) related to article 229 of industrial property law [chapter 7.4 patent gazette] | ||
| B25A | Requested transfer of rights approved |
Owner name: ALKAHEST, INC. (US) |
|
| B06F | Objections, documents and/or translations needed after an examination request according [chapter 6.6 patent gazette] | ||
| B07E | Notification of approval relating to section 229 industrial property law [chapter 7.5 patent gazette] |
Free format text: NOTIFICACAO DE ANUENCIA RELACIONADA COM O ART 229 DA LPI |
|
| B06A | Patent application procedure suspended [chapter 6.1 patent gazette] | ||
| B09A | Decision: intention to grant [chapter 9.1 patent gazette] | ||
| B16A | Patent or certificate of addition of invention granted [chapter 16.1 patent gazette] |
Free format text: PRAZO DE VALIDADE: 20 (VINTE) ANOS CONTADOS A PARTIR DE 01/04/2010, OBSERVADAS AS CONDICOES LEGAIS. |