CN102816112B - 一种杀虫剂烯啶虫胺的制备方法 - Google Patents

一种杀虫剂烯啶虫胺的制备方法 Download PDF

Info

Publication number
CN102816112B
CN102816112B CN201210341712.0A CN201210341712A CN102816112B CN 102816112 B CN102816112 B CN 102816112B CN 201210341712 A CN201210341712 A CN 201210341712A CN 102816112 B CN102816112 B CN 102816112B
Authority
CN
China
Prior art keywords
reaction
chloro
catalyst
following
ethyl
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Active
Application number
CN201210341712.0A
Other languages
English (en)
Other versions
CN102816112A (zh
Inventor
曾挺
陈华
陈共华
潘光飞
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Zhejiang Heben Technology Co ltd
Original Assignee
Zhejiang Heben Pesticide & Chemicals Co Ltd
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by Zhejiang Heben Pesticide & Chemicals Co Ltd filed Critical Zhejiang Heben Pesticide & Chemicals Co Ltd
Priority to CN201210341712.0A priority Critical patent/CN102816112B/zh
Publication of CN102816112A publication Critical patent/CN102816112A/zh
Application granted granted Critical
Publication of CN102816112B publication Critical patent/CN102816112B/zh
Active legal-status Critical Current
Anticipated expiration legal-status Critical

Links

Images

Landscapes

  • Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)

Abstract

本发明涉及杀虫剂的合成方法,尤其是一种烯啶虫胺的制备方法。其特征在于:一是以1,1,2-三氯乙烷为起始原料,经消除反应和催化硝化反应,直接合成中间体1,1,1-三氯-2-硝基乙烷;二是以2-氯-5-氯甲基吡啶为起始原料,以水为溶剂,采用相转移催化技术,经N-烷基化反应得到中间体N-乙基-2-氯-5-吡啶甲基胺;三是将两者中间体混合,用低毒的二氯甲烷为溶剂,在同一反应锅中进行缩合和甲胺基化反应,再经萃取、脱溶、结晶而得到烯啶虫胺。其目的是为了提供一种收率和纯度高,工艺流程短的杀虫剂烯啶虫胺制备方法。与现有技术相比具有总收率高,成本低,产品纯度高,环境污染少,利于工业化生产等优点。

Description

一种杀虫剂烯啶虫胺的制备方法
技术领域
本发明涉及杀虫剂的合成方法,尤其是一种以1,1,2-三氯乙烷和2-氯氯甲基吡啶为主要原料的烯啶虫胺的制备方法。
背景技术
烯啶虫胺是继吡虫啉之后的新一代烟碱类杀虫剂,其分子结构式为:
它是国内最新推广的代替高毒有机磷农药的新品种,具有独特的化学和生物性质,对害虫的突触受体具有神经阻断作用,对各种蚜虫、粉虱、水稻叶蝉和蓟马等显示有卓越的活性,具有高效、低毒、对环境安全、高内吸性、无交互抗性、对作物无药害等优点,广泛用于防治水稻、果树、蔬菜和茶叶上的多种作物害虫。特别是该产品对灰飞虱及褐飞虱有绝杀作用,用药后10分钟左右见效,速效性明显,持效期可达14天,效果优于啶虫脒、吡虫啉等同类药品。该产品是1989年由日本武田公司开发成功,并获有相关专利,如:EP302389,GB228003,US5935981,US5849768,US5364989,US4028379,US4347250,US5175301等。国内对该产品研究报道较晚,2002年以来曾发表过三篇论文,如2002年王党生在《农药》杂志上首先发表了题为《烯啶虫胺的合成路线》,介绍了国内外烯啶虫胺的合成路线。
本申请人为了开发此杀虫剂烯啶虫胺产品,曾采用文献记载的制备技术方法进行小试。①以硝基甲烷和二硫化碳为原料,先制备1,1-二甲硫基-2-硝基乙烯,再与2-氯-5-氯甲基吡啶为原料合成得到中间体N-乙基-2-氯-5-吡啶甲基胺反应。在试验中碰到许多问题:中间体1,1-二甲硫基-2-硝基乙烯制备工艺复杂,并有毒且有难闻臭味,存在有工艺流程复杂、操作不安全、污染环境、成本高等缺点;②采用文献记载技术,用工业盐酸和硝酸制备1,1,1-三氯-2-硝基乙烷,再与N-乙基-2-氯-5-吡啶甲基胺反应的路线中,硝化过程酸过量太多,废酸难处理,环境污染严重。中间体N-乙基-2-氯-5-吡啶甲基胺的制备过程中,用了大量的溶剂,而收率不高,回收溶剂处理困难,成本高,对环境造成较大的污染。
发明内容
本发明的目的是提供一种收率和纯度高,工艺流程短的杀虫剂烯啶虫胺制备方法。
为了达到上述目的,本发明采用以下技术解决方案:一种杀虫剂烯啶虫胺的制备方法,其特征在于其按以下合成工艺路线进行:
(1)消除反应,以1,1,2-三氯乙烷为起始原料,与氢氧化钠溶液反应,于-15℃~100℃下进行消除反应,得到偏二氯乙烯,其反应方程式:
Figure GSB0000117607650000021
(2)硝化反应,所述的偏二氯乙烯在催化剂A1存在下,与盐酸和硝酸进行硝化反应,反应结束后经分离纯化得到1,1,1-三氯-2-硝基乙烷,其反应方程式:
Figure GSB0000117607650000031
所述的催化剂A1为下列之一:①ZSM25分子筛,②β2沸石分子筛,③SAPO211分子筛,④NH4Y型分子筛,⑤ReY分子筛,⑥SSY分子筛;
(3)N-乙基化反应,以2-氯-5-氯甲基吡啶起始原料,以水做溶剂,在-10~50℃下,与乙胺在相转移催化剂A2的作用下反应,反应产物经过脱溶,碱洗,蒸馏得到所述的中间体N-乙基-2-氯-5-吡啶甲基胺,其反应方程式:
Figure GSB0000117607650000032
所述的催化齐A2为下列之一:①四甲基氢氧化铵,②四乙基氢氧化铵、③三甲基苄基氢氧化铵,④三乙基苄基氯化铵,⑤四丁基溴化铵,⑥十六烷基三甲基溴化铵;
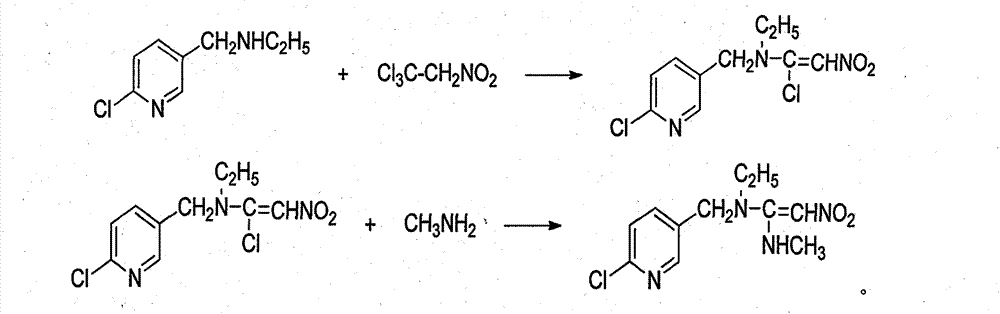
(4)缩合反应,所述的N-乙基-2-氯-5-吡啶甲基胺与所述的1,1,1-三氯-2-硝基乙烷在二氯甲烷溶剂中,加入缚酸剂,在相转移催化剂A3作用下,-10~50℃下,反应得到缩合物1-氯-N-{(6-氯吡啶-3-)甲基}-N-乙基-2-硝基乙烯胺,其反应方程式:
Figure GSB0000117607650000033
所述的催化剂A3为下列之一:①四甲基氢氧化铵,②四乙基氢氧化铵、③三甲基苄基氢氧化铵,④三乙基苄基氯化铵,⑤四丁基溴化铵,⑥十六烷基三甲基溴化铵;
所述的缚酸剂为下列之一:①Na2CO3,②K2CO3,③NaHCO3,④KHCO3,⑤NaOH,⑥KOH;
(5)甲胺基化反应,所述甲胺基化反应与所述的缩合反应在同一反应锅中进行,在所述缩合反应完成后,得到缩合物1-氯-N-{(6-氯吡啶-3-)甲基}-N-乙基-2-硝基乙烯胺,随后在-10~50℃下,滴加甲胺水溶液,反应产物经萃取、脱溶、重结晶得到烯啶虫胺,其反应方程式:
Figure GSB0000117607650000041
本发明为了提高硝化反应的反应产物1,1,1-三氯-2-硝基乙烷中间体含量和收率,对合成技术方案进行进一步设置:
所述硝化反应按以下步骤进行:在2000L的搪瓷反应釜中,加入412.5Kg31%所述工业盐酸、324Kg68%所述工业浓硝酸和7.5kg所述SAPO-211分子筛催化剂A1,剧烈搅拌下,控制好反应温度,5~6小时内,均匀滴入所述偏二氯乙烯315Kg;滴毕,继续保温反应3小时;反应结束,静置分层,取下层油层,用300Kg水洗涤一次,得到534Kg1,1,1-三氯-2-硝基乙烷,含量≥90%,收率≥85%以上。
本发明为了使N-乙基化反应能够提高中间体纯度和收率,纯化过程无毒,减少环境污染,对合成技术方案进行进一步设置:
所述N-乙基化反应按以下步骤进行:在2000L的搪瓷反应釜中,以水做溶剂,加入289.2Kg70%的所述乙胺水溶液、5Kg的所述四丁基溴化铵催化剂A2,搅拌,调节好反应的温度,缓慢将304.5Kg95.9%的所述2-氯-5-氯甲基吡啶加入反应釜,控制好温度,加毕,继续保温反应1小时;反应结束,蒸馏回收过量的乙胺水溶液,加入30%氢氧化钠溶液240Kg,静置分层,取油层,得到318Kg N-乙基-2-氯-5-吡啶甲基胺粗品,含量≥95%;减压蒸馏,取馏分162~164℃/-0.095Mpa,得到浅黄色液体285Kg,含量≥99%。
本发明与现有技术相比具有以下优点:
本发明以1,1,2-三氯乙烷为起始原料,经消除反应和催化硝化反应,采用催化硝化技术,大大提高了反应的含量和收率,直接合成得到含量达90%以上的1,1,1-三氯-2-硝基乙烷;采用相转移催化技术,以水来代替日本武田公司所用的有毒有污染的乙腈为溶剂,来完成2-氯-5-氯甲基吡啶的乙胺化反应及其纯化程序,得到高纯度(99%)的N-乙基-2-氯-5-吡啶甲基胺;过量的乙胺通过降膜吸收塔,可重复套用,减少了环境污染。此步反应的收率由文献报道的85%提高至92%。
本发明将1,1,1-三氯-2-硝基乙烷同N-乙基-2-氯-5-吡啶甲基胺混合,用低毒的二氯甲烷代替文献报道的高毒氯仿为反应介质,在温和条件下进行缩合和消除反应,并在同一反应锅中不经分离直接进行相转移甲胺基化反应,再经萃取、脱溶、结晶而得到纯度达97%以上的烯啶虫胺。总收率高,成本低,产品纯度高,利于工业化生产。
附图说明
图1为本实施例烯啶虫胺合成工艺流程方框图。
具体实施方式
下面结合附图和实施例对本发明作进一步详细说明。
如图1所示,本实施例按以下合成工艺路线和步骤进行:
(1)消除反应,其反应方程式为:,
Figure GSB0000117607650000051
所述消除反应按以下步骤进行:在2000L的搪瓷反应釜中,加入450Kg1,1,2-三氯乙烷,加热到一定的温度,在剧烈搅拌下,均匀地滴加30%氢氧化钠溶液450Kg,滴加时间约为5小时。反应期间,产物偏二氯乙烯从蒸馏柱顶逸出,柱顶温度在32~40℃,经过冷凝管冷凝后进入接收罐。滴毕,继续保温反应直到基本没有产物逸出。再缓慢升温到一定的温度70℃反应1~2小时,至无产物馏出来为止。得到315Kg(≥98%)无色透明液体产物偏二氯乙烯。
所述消除反应经6批次中试,中试结果如下:
第1批 第2批 第3批 第4批 第5批 第6批 平均值
产量 315.3 317.5 314.8 318.1 315.8 316.5 316.3
含量 98.5 98.1 98.4 98.0 98.7 98.3 98.3
收率 96.9 97.2 96.7 97.3 97.3 97.1 97.1
由上表可知,消除反应制备偏二氯乙烯的最高收率为97.3%,最低为96.7%,平均收率为97.1%,平均含量为98.3%。
(2)硝化反应,其反应方程式为:
Figure GSB0000117607650000061
所述硝化反应按以下步骤进行:在2000L的搪瓷反应釜中,加入412.5Kg31%工业盐酸、324Kg68%工业浓硝酸和7.5kg SAP0211分子筛催化剂A1,剧烈搅拌下,控制好反应的温度,5~6小时内,均匀滴入第一步所得的315Kg偏二氯乙烯,滴毕,继续保温反应3小时。反应结束,静置分层,取下层油层,用300Kg水洗涤一次,得到534Kg1,1,1-三氯-2-硝基乙烷0含量≥90%。
在该步骤的硝化反应中,所述SAP0211分子筛催化剂A1的作用是提高分子重排的选择性,减少副产物。下列物质:①ZSM25分子筛,②β2沸石分子筛、③NH4Y型分子筛,④ReY分子筛和⑤SSY分子筛也有类似的特性,也可做该硝化反应的催化剂A1。
所述硝化反应经6批次中试,中试结果如下:
第1批 第2批 第3批 第4批 第5批 第6批 平均值
产量 356.3 358.1 357.5 356.9 357.1 357.8 357.3
含量 90.1 89.8 90.4 90.8 91.1 90.7 90.5
收率 84.8 84.9 85.3 85.6 85.9 85.7 85.4
由上表可知,硝化反应制备1,1,1-三氯-2-硝基乙烷的最高收率为85.9%,最低为84.8%,平均收率为85.4%,平均含量为90.5%。
(3)N-乙基化反应,其反应方程式为:
Figure GSB0000117607650000071
所述N-乙基化反应按以下步骤进行:在2000L的搪瓷反应釜中,以水做溶剂,加入289.2Kg70%的乙胺水溶液和5Kg三乙基苄基氯化铵催化剂A2,搅拌调节好反应的温度,缓慢将304.5Kg95.9%的2-氯-5-氯甲基吡啶加入反应釜中,加毕,继续保温反应1小时,反应结束,蒸馏回收过量的乙胺水溶液。加入30%的氢氧化钠溶液240Kg,静置分层,取油层,得到318Kg褐色液体产物,含量94.5%。经减压蒸馏,取馏分162~164℃/-0.095Mpa,得到浅黄色液体285Kg,含量≥99%。
在所述N-乙基化反应中,所述四丁基溴化铵催化剂A2的作用是使反应物料处于均相体系中。下列物质:四甲基氢氧化铵、四乙基氢氧化铵、三甲基苄基氢氧化铵、三乙基苄基氯化铵和十六烷基三甲基溴化铵也有相似的性质,也可作为该N-烷基化反应的相转移催化剂。
所述N-乙基化反应经6批次中试,中试结果如下:
第1批 第2批 第3批 第4批 第5批 第6批 平均值
产量 285.7 286.1 286.8 285.8 288.5 284.3 286.2
含量 99.5 99.3 99.1 99.3 99.0 99.1 99.2
收率 92.5 92.4 92.5 92.4 92.9 91.7 92.4
由上表可知,N-乙基化反应制备N-(6-氯-3-吡啶甲基)-N-乙胺的最高收率为92.9%,最低为91.7%,平均收率为92.4%,平均含量为99.2%。
(4)缩合反应和甲胺基化反应,其反应方程式分别为:
Figure GSB0000117607650000081
所述甲胺基化反应与所述的缩合反应在同一反应锅中进行。
所述缩合反应和甲胺基化反应按以下步骤进行:在1000L的搪瓷反应釜中,加5Kg四丁基溴化铵催化剂A3、64Kg碳酸钠缚酸剂、480Kg二氯甲烷溶剂,控制好反应温度,加入1,1,1-三氯-2-硝基乙烷65.4Kg,随后,滴加N-(6-氯-3-吡啶甲基)-N-乙胺52Kg,2~3小时滴完。滴毕,滴加46.5Kg40%的甲胺水溶液,2~3小时滴完。滴毕,在此温度下继续保温搅拌1小时。然后,升温回流反应2小时。反应结束降温静置分层,水层用220Kg二氯甲烷萃取,合并有机层。回收二氯甲烷,先常压,然后再减压,得到粗品83.1Kg,加入100Kg甲醇进行重结晶,过滤,烘干得到72Kg烯啶虫胺原药,含量>97%。
在所述缩合反应和甲胺基化反应中,所述四丁基溴化铵催化剂A3的作用是使反应物料处于均相体系中。下列物质:四甲基氢氧化铵、四乙基氢氧化铵、三甲基苄基氢氧化铵、三乙基苄基氯化铵和十六烷基三甲基溴化铵也有相似的性质,可作为该缩合反应的相转移催化剂。
在所述缩合反应和甲胺基化反应中,所述碳酸钠缚酸剂的作用是中和反应生成的氯化氢。因此,所述的缚酸剂还可以为下列之一:碳酸钾,碳酸氢钾,碳酸氢钠,氢氧化钠和氢氧化钾。
所述缩合反应和甲胺基化反应经6批次中试,中试结果如下:
第1批 第2批 第3批 第4批 第5批 第6批 平均值
产量 70.5 73.1 72.5 71.8 72.4 70.3 71.8
含量 97.5 97.0 97.1 97.3 97.2 97.8 97.3
收率 84.1 86.8 86.2 85.5 86.1 84.2 85.5
由上表可知,缩合反应与甲胺基化反应一锅法制备烯啶虫胺的最高收率为86.8%,最低为84.1%,平均收率为85.5%,平均含量为97.3%。
以2-氯-5-氯甲基吡啶计,烯啶虫胺合成总收率为79%。

Claims (2)

1.一种杀虫剂烯啶虫胺的制备方法,其特征在于其按以下合成工艺路线进行: 
(1)消除反应,以1,1,2-三氯乙烷为起始原料,与氢氧化钠溶液反应,于-15℃~100℃下进行消除反应,得到偏二氯乙烯,其反应方程式: 
Figure FSB0000117607640000011
(2)硝化反应,所述的偏二氯乙烯在催化剂A1存在下,与盐酸和硝酸进行硝化反应,反应结束后经分离纯化得到1,1,1-三氯-2-硝基乙烷,其反应方程式: 
Figure FSB0000117607640000012
所述的催化剂A1为下列之一:①ZSM25分子筛,②β2沸石分子筛,③SAPO211分子筛,④NH4Y型分子筛,⑤ReY分子筛,⑥SSY分子筛; 
(3)N-乙基化反应,以2-氯-5-氯甲基吡啶起始原料,以水做溶剂,在-10~50℃下,与乙胺在相转移催化剂A2的作用下反应,反应产物经过脱溶,碱洗,蒸馏得到所述的中间体N-乙基-2-氯-5-吡啶甲基胺,其反应方程式: 
所述的催化剂A2为下列之一:①四甲基氢氧化铵、②四乙基氢氧化铵,③三甲基苄基氢氧化铵,④三乙基苄基氯化铵,⑤四丁基溴化铵,⑥十六烷基三甲基溴化铵; 
(4)缩合反应,所述的N-乙基-2-氯-5-吡啶甲基胺与所述的1,1,1-三氯-2-硝基乙烷在二氯甲烷溶剂中,加入缚酸剂,在相转移催化剂A3作用下,-10~ 50℃下,反应得到缩合物1-氯-N-{(6-氯吡啶-3-)甲基}-N-乙基-2-硝基乙烯胺,其反应方程式: 
Figure FSB0000117607640000021
所述的催化剂A3为下列之一:①四甲基氢氧化铵,②四乙基氢氧化铵、③三甲基苄基氢氧化铵,④三乙基苄基氯化铵,⑤四丁基溴化铵,⑥十六烷基三甲基溴化铵; 
所述的缚酸剂为下列之一:①Na2CO3,②K2CO3,③NaHCO3,④KHCO3,⑤NaOH,⑥KOH; 
(5)甲胺基化反应,所述甲胺基化反应与所述的缩合反应在同一反应锅中进行,在所述缩合反应完成后,得到缩合物1-氯-N-{(6-氯吡啶-3-)甲基}-N-乙基-2-硝基乙烯胺,随后在-10~50℃下,滴加甲胺水溶液,反应产物经萃取、脱溶、重结晶得到烯啶虫胺,其反应方程式: 
Figure FSB0000117607640000022
2.根据权利要求1所述的一种杀虫剂烯啶虫胺的制备方法,其特征在于所述硝化反应按以下步骤进行:在2000L的搪瓷反应釜中,加入412.5Kg31%所述工业盐酸、324Kg68%所述工业浓硝酸和7.5kg所述SAPO-211分子筛催化剂A1,剧烈搅拌下,控制好反应温度,5~6小时内,均匀滴入所述偏二氯乙烯315Kg;滴毕,继续保温反应3小时;反应结束,静置分层,取下层油层,用300Kg水洗涤一次,得到534Kg1,1,1-三氯-2-硝基乙烷,含量≥90%,收率≥85%以上; 
所述N-乙基化反应按以下步骤进行:在2000L的搪瓷反应釜中,以水做溶剂,加入289.2Kg70%的所述乙胺水溶液、5Kg的所述四丁基溴化铵催化剂A2,搅拌,调节好反应的温度,缓慢将304.5Kg95.9%的所述2-氯-5-氯甲基吡啶加入反应釜,控制好温度,加毕,继续保温反应1小时;反应结束,蒸馏回收过量的乙胺水溶液,加入30%的氢氧化钠溶液240Kg,静置分层,取油层,得到318Kg N-乙基-2-氯-5-吡啶甲基胺粗品,含量≥95%;减压蒸馏,取馏分162~164℃/-0.095Mpa,得到浅黄色液体285Kg,含量≥99%。 
CN201210341712.0A 2012-09-13 2012-09-13 一种杀虫剂烯啶虫胺的制备方法 Active CN102816112B (zh)

Priority Applications (1)

Application Number Priority Date Filing Date Title
CN201210341712.0A CN102816112B (zh) 2012-09-13 2012-09-13 一种杀虫剂烯啶虫胺的制备方法

Applications Claiming Priority (1)

Application Number Priority Date Filing Date Title
CN201210341712.0A CN102816112B (zh) 2012-09-13 2012-09-13 一种杀虫剂烯啶虫胺的制备方法

Publications (2)

Publication Number Publication Date
CN102816112A CN102816112A (zh) 2012-12-12
CN102816112B true CN102816112B (zh) 2014-01-22

Family

ID=47300609

Family Applications (1)

Application Number Title Priority Date Filing Date
CN201210341712.0A Active CN102816112B (zh) 2012-09-13 2012-09-13 一种杀虫剂烯啶虫胺的制备方法

Country Status (1)

Country Link
CN (1) CN102816112B (zh)

Families Citing this family (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
CN104402806A (zh) * 2014-10-31 2015-03-11 安徽绩溪县徽煌化工有限公司 一种烯啶虫胺的制备方法
CN105330593A (zh) * 2015-11-23 2016-02-17 上海晋景化学有限公司 一种制备烯啶虫胺的改进方法
CN106841489A (zh) * 2017-03-09 2017-06-13 江苏泰洁检测技术有限公司 一种6‑氯‑3‑吡啶亚甲基乙基胺的气相色谱测定法
CN107382736B (zh) * 2017-08-09 2019-09-03 江苏克胜集团股份有限公司 1,1-二氯-2-硝基乙烯及烯啶虫胺的合成方法
CN113121422A (zh) * 2021-04-16 2021-07-16 武威联硕生物科技有限公司 一种烯啶虫胺制备方法

Family Cites Families (3)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP5266944B2 (ja) * 2007-08-08 2013-08-21 住友化学株式会社 α−不飽和アミン化合物の分離精製方法
CN101570477B (zh) * 2009-06-10 2012-07-25 江苏联化科技有限公司 3,3-二甲基丁酰氯的合成方法
CN102249845A (zh) * 2010-05-21 2011-11-23 葛兴元 偏二氯乙烯的制备工艺

Also Published As

Publication number Publication date
CN102816112A (zh) 2012-12-12

Similar Documents

Publication Publication Date Title
CN102816112A (zh) 一种杀虫剂烯啶虫胺的制备方法
CN105541903A (zh) 草铵膦铵盐的制备方法
CN105294686A (zh) 一种利奥西呱的制备方法
CN104672212B (zh) 串联反应合成吡虫啉的方法
CN102040494A (zh) 对氟苯甲醛的制备方法
CN108084224A (zh) 一种微反应器连续化合成n-正丁基硫代磷酰三胺的方法
CN104402806A (zh) 一种烯啶虫胺的制备方法
CN103880832B (zh) 一种噻虫嗪的制备方法
CN101171242B (zh) 碳酸亚乙烯酯的生产方法
US11453638B2 (en) Process method for producing pesticide by using carbon dioxide
CN105461580A (zh) 一种异丙甲草胺的合成方法
WO2005007622A3 (ja) 光学活性四級アンモニウム塩、その製造法、並びにそれを用いた光学活性α−アミノ酸誘導体の製造方法
CN103073446A (zh) 盐酸伊托必利的制备方法
CN109422656A (zh) 壬二胺的合成方法
CN108017544B (zh) 一种特比萘芬的合成方法
CN113683529B (zh) 一种四氢芳樟基席夫碱类化合物及其制备方法与除草应用
CN112300151B (zh) 一种马罗匹坦中间体的制备方法
CN111217708B (zh) 一种烃基紫苏胺衍生物的制备方法与除草应用
CN102603596B (zh) (s)-4-羟基-2-氧代-1-吡咯烷乙酰胺的制备方法
CN107955044B (zh) 一种2-脱氧-d-葡萄糖的制备方法
JPH07138209A (ja) 含ハロゲンアミノメチル化合物の製造法
CN113024364A (zh) 一种羟基香茅醛的高效绿色合成方法
CN1929852A (zh) 合成苄基保护的α-五没食子酰葡萄糖(α-PGG)及其类似物的高效方法
CN113943249B (zh) 一种n-氰甲基-4-(三氟甲基)烟酰胺的制备方法
CN110305083B (zh) 一种以果糖制备5-氯甲基糠醛的工艺

Legal Events

Date Code Title Description
C06 Publication
PB01 Publication
C10 Entry into substantive examination
SE01 Entry into force of request for substantive examination
C14 Grant of patent or utility model
GR01 Patent grant
EE01 Entry into force of recordation of patent licensing contract

Application publication date: 20121212

Assignee: JIANGSU HEBEN BIOCHEMICAL Co.,Ltd.

Assignor: Zhejiang Heben Technology Co.,Ltd.

Contract record no.: 2015330000081

Denomination of invention: Method for preparing pesticide nitenpyram

Granted publication date: 20140122

License type: Exclusive License

Record date: 20150429

LICC Enforcement, change and cancellation of record of contracts on the licence for exploitation of a patent or utility model
CP03 Change of name, title or address

Address after: 325000 Liandun Road, Houjing Village, Lucheng District, Wenzhou City, Zhejiang Province

Patentee after: Zhejiang Heben Technology Co.,Ltd.

Address before: 325008 Tun Road, Jing Cun, Yanjiang Industrial Zone, Wenzhou, Zhejiang, China

Patentee before: Zhejiang Heben Technology Co.,Ltd.

PE01 Entry into force of the registration of the contract for pledge of patent right

Denomination of invention: A Preparation Method of Insecticide Nemipyram

Effective date of registration: 20231017

Granted publication date: 20140122

Pledgee: Bank of China Limited Wenzhou Branch

Pledgor: Zhejiang Heben Technology Co.,Ltd.

Registration number: Y2023330002349