DE60003214T2 - Benz[f]indole zur verwendung in der behandlung von 5ht-rezeptor relatierten störungen - Google Patents
Benz[f]indole zur verwendung in der behandlung von 5ht-rezeptor relatierten störungen Download PDFInfo
- Publication number
- DE60003214T2 DE60003214T2 DE60003214T DE60003214T DE60003214T2 DE 60003214 T2 DE60003214 T2 DE 60003214T2 DE 60003214 T DE60003214 T DE 60003214T DE 60003214 T DE60003214 T DE 60003214T DE 60003214 T2 DE60003214 T2 DE 60003214T2
- Authority
- DE
- Germany
- Prior art keywords
- formula
- group
- pharmaceutically acceptable
- benz
- indole
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
- 108091032151 5-hydroxytryptamine receptor family Proteins 0.000 title description 5
- FLJIWUNZRZLSME-UHFFFAOYSA-N 1h-benzo[f]indole Chemical compound C1=CC=C2C=C(NC=C3)C3=CC2=C1 FLJIWUNZRZLSME-UHFFFAOYSA-N 0.000 title 1
- 102000014630 G protein-coupled serotonin receptor activity proteins Human genes 0.000 title 1
- 238000000034 method Methods 0.000 claims abstract description 18
- 238000011282 treatment Methods 0.000 claims abstract description 14
- 238000002360 preparation method Methods 0.000 claims abstract description 10
- 230000008569 process Effects 0.000 claims abstract description 5
- QZAYGJVTTNCVMB-UHFFFAOYSA-N serotonin Chemical compound C1=C(O)C=C2C(CCN)=CNC2=C1 QZAYGJVTTNCVMB-UHFFFAOYSA-N 0.000 claims description 73
- SIKJAQJRHWYJAI-UHFFFAOYSA-N Indole Chemical compound C1=CC=C2NC=CC2=C1 SIKJAQJRHWYJAI-UHFFFAOYSA-N 0.000 claims description 47
- 150000001875 compounds Chemical class 0.000 claims description 46
- PZOUSPYUWWUPPK-UHFFFAOYSA-N indole Natural products CC1=CC=CC2=C1C=CN2 PZOUSPYUWWUPPK-UHFFFAOYSA-N 0.000 claims description 20
- RKJUIXBNRJVNHR-UHFFFAOYSA-N indolenine Natural products C1=CC=C2CC=NC2=C1 RKJUIXBNRJVNHR-UHFFFAOYSA-N 0.000 claims description 20
- 150000003839 salts Chemical class 0.000 claims description 20
- 125000004195 4-methylpiperazin-1-yl group Chemical group [H]C([H])([H])N1C([H])([H])C([H])([H])N(*)C([H])([H])C1([H])[H] 0.000 claims description 18
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims description 16
- -1 4-trifluoromethylbenzoyl Chemical group 0.000 claims description 14
- 208000035475 disorder Diseases 0.000 claims description 14
- 239000003814 drug Substances 0.000 claims description 9
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical group N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 claims description 8
- 239000003446 ligand Substances 0.000 claims description 7
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims description 6
- 125000000217 alkyl group Chemical group 0.000 claims description 6
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 6
- 125000005843 halogen group Chemical group 0.000 claims description 5
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims description 5
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 5
- 229910052757 nitrogen Inorganic materials 0.000 claims description 5
- 125000004191 (C1-C6) alkoxy group Chemical group 0.000 claims description 4
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical group [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 claims description 4
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical group [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 claims description 4
- 150000001732 carboxylic acid derivatives Chemical class 0.000 claims description 4
- 125000005842 heteroatom Chemical group 0.000 claims description 4
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims description 4
- 239000001301 oxygen Substances 0.000 claims description 4
- 229910052760 oxygen Inorganic materials 0.000 claims description 4
- 239000011593 sulfur Chemical group 0.000 claims description 4
- 229910052717 sulfur Chemical group 0.000 claims description 4
- 125000006570 (C5-C6) heteroaryl group Chemical group 0.000 claims description 3
- 125000004093 cyano group Chemical group *C#N 0.000 claims description 3
- 125000001072 heteroaryl group Chemical group 0.000 claims description 3
- 125000001624 naphthyl group Chemical group 0.000 claims description 3
- 238000011321 prophylaxis Methods 0.000 claims description 3
- 125000006239 protecting group Chemical group 0.000 claims description 3
- 238000002560 therapeutic procedure Methods 0.000 claims description 3
- 125000005913 (C3-C6) cycloalkyl group Chemical group 0.000 claims description 2
- 230000015572 biosynthetic process Effects 0.000 claims description 2
- 230000008878 coupling Effects 0.000 claims description 2
- 238000010168 coupling process Methods 0.000 claims description 2
- 238000005859 coupling reaction Methods 0.000 claims description 2
- 201000010099 disease Diseases 0.000 claims description 2
- 239000003937 drug carrier Substances 0.000 claims description 2
- 238000004519 manufacturing process Methods 0.000 claims description 2
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 claims description 2
- 239000000546 pharmaceutical excipient Substances 0.000 claims description 2
- 208000020401 Depressive disease Diseases 0.000 claims 1
- 229940126601 medicinal product Drugs 0.000 claims 1
- 150000002790 naphthalenes Chemical class 0.000 abstract description 3
- 239000008194 pharmaceutical composition Substances 0.000 abstract 1
- 102000005962 receptors Human genes 0.000 description 20
- 108020003175 receptors Proteins 0.000 description 20
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 17
- 239000007787 solid Substances 0.000 description 12
- 239000000243 solution Substances 0.000 description 10
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 9
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 8
- 238000001914 filtration Methods 0.000 description 8
- 238000005160 1H NMR spectroscopy Methods 0.000 description 7
- 239000000203 mixture Substances 0.000 description 7
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 6
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 6
- XOFLBQFBSOEHOG-UUOKFMHZSA-N γS-GTP Chemical compound C1=2NC(N)=NC(=O)C=2N=CN1[C@@H]1O[C@H](COP(O)(=O)OP(O)(=O)OP(O)(O)=S)[C@@H](O)[C@H]1O XOFLBQFBSOEHOG-UUOKFMHZSA-N 0.000 description 6
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 5
- 238000003556 assay Methods 0.000 description 5
- 229940079593 drug Drugs 0.000 description 5
- 239000007788 liquid Substances 0.000 description 5
- 239000000725 suspension Substances 0.000 description 5
- 239000003981 vehicle Substances 0.000 description 5
- 102000040125 5-hydroxytryptamine receptor family Human genes 0.000 description 4
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 4
- 239000002253 acid Substances 0.000 description 4
- 208000015114 central nervous system disease Diseases 0.000 description 4
- 238000006243 chemical reaction Methods 0.000 description 4
- 230000000694 effects Effects 0.000 description 4
- 235000019439 ethyl acetate Nutrition 0.000 description 4
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 3
- KZBUYRJDOAKODT-UHFFFAOYSA-N Chlorine Chemical compound ClCl KZBUYRJDOAKODT-UHFFFAOYSA-N 0.000 description 3
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 3
- 239000007995 HEPES buffer Substances 0.000 description 3
- 208000018737 Parkinson disease Diseases 0.000 description 3
- 239000007983 Tris buffer Substances 0.000 description 3
- 239000000556 agonist Substances 0.000 description 3
- 239000008346 aqueous phase Substances 0.000 description 3
- 239000000872 buffer Substances 0.000 description 3
- 210000004027 cell Anatomy 0.000 description 3
- 210000004978 chinese hamster ovary cell Anatomy 0.000 description 3
- 229910052801 chlorine Inorganic materials 0.000 description 3
- 239000000460 chlorine Substances 0.000 description 3
- 238000001816 cooling Methods 0.000 description 3
- 229910052731 fluorine Inorganic materials 0.000 description 3
- 239000011737 fluorine Substances 0.000 description 3
- 238000001727 in vivo Methods 0.000 description 3
- 239000010985 leather Substances 0.000 description 3
- 239000012528 membrane Substances 0.000 description 3
- 239000012074 organic phase Substances 0.000 description 3
- 230000000144 pharmacologic effect Effects 0.000 description 3
- 238000010992 reflux Methods 0.000 description 3
- 239000003826 tablet Substances 0.000 description 3
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 3
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 3
- QPUYECUOLPXSFR-UHFFFAOYSA-N 1-methylnaphthalene Chemical compound C1=CC=C2C(C)=CC=CC2=C1 QPUYECUOLPXSFR-UHFFFAOYSA-N 0.000 description 2
- ATCRIUVQKHMXSH-UHFFFAOYSA-N 2,4-dichlorobenzoic acid Chemical compound OC(=O)C1=CC=C(Cl)C=C1Cl ATCRIUVQKHMXSH-UHFFFAOYSA-N 0.000 description 2
- JMTMSDXUXJISAY-UHFFFAOYSA-N 2H-benzotriazol-4-ol Chemical compound OC1=CC=CC2=C1N=NN2 JMTMSDXUXJISAY-UHFFFAOYSA-N 0.000 description 2
- SHSGDXCJYVZFTP-UHFFFAOYSA-N 4-ethoxybenzoic acid Chemical compound CCOC1=CC=C(C(O)=O)C=C1 SHSGDXCJYVZFTP-UHFFFAOYSA-N 0.000 description 2
- 208000019901 Anxiety disease Diseases 0.000 description 2
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 2
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 2
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical group [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 2
- 206010008025 Cerebellar ataxia Diseases 0.000 description 2
- 206010012289 Dementia Diseases 0.000 description 2
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 2
- 208000017701 Endocrine disease Diseases 0.000 description 2
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 2
- CPELXLSAUQHCOX-UHFFFAOYSA-N Hydrogen bromide Chemical compound Br CPELXLSAUQHCOX-UHFFFAOYSA-N 0.000 description 2
- 208000026139 Memory disease Diseases 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 2
- 239000005557 antagonist Substances 0.000 description 2
- 239000000935 antidepressant agent Substances 0.000 description 2
- 229940005513 antidepressants Drugs 0.000 description 2
- 230000036506 anxiety Effects 0.000 description 2
- ISAOCJYIOMOJEB-UHFFFAOYSA-N benzoin Chemical compound C=1C=CC=CC=1C(O)C(=O)C1=CC=CC=C1 ISAOCJYIOMOJEB-UHFFFAOYSA-N 0.000 description 2
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Chemical compound BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 2
- 239000002775 capsule Substances 0.000 description 2
- 238000010511 deprotection reaction Methods 0.000 description 2
- 238000001035 drying Methods 0.000 description 2
- 125000001301 ethoxy group Chemical group [H]C([H])([H])C([H])([H])O* 0.000 description 2
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 2
- 238000000605 extraction Methods 0.000 description 2
- 239000012458 free base Substances 0.000 description 2
- 238000011534 incubation Methods 0.000 description 2
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 2
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 2
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 description 2
- 230000009871 nonspecific binding Effects 0.000 description 2
- 239000000843 powder Substances 0.000 description 2
- 239000003755 preservative agent Substances 0.000 description 2
- 125000003226 pyrazolyl group Chemical group 0.000 description 2
- 238000012552 review Methods 0.000 description 2
- 229940124834 selective serotonin reuptake inhibitor Drugs 0.000 description 2
- 239000012896 selective serotonin reuptake inhibitor Substances 0.000 description 2
- 239000000741 silica gel Substances 0.000 description 2
- 229910002027 silica gel Inorganic materials 0.000 description 2
- 239000002904 solvent Substances 0.000 description 2
- 238000010561 standard procedure Methods 0.000 description 2
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- 238000012360 testing method Methods 0.000 description 2
- 230000001225 therapeutic effect Effects 0.000 description 2
- 125000001544 thienyl group Chemical group 0.000 description 2
- 239000000080 wetting agent Substances 0.000 description 2
- 0 **[n](cc1)c2c1cc(cccc1*3CCN(*)CC3)c1c2 Chemical compound **[n](cc1)c2c1cc(cccc1*3CCN(*)CC3)c1c2 0.000 description 1
- WQKQAIXOTCPWFE-UHFFFAOYSA-N 1-(5-bromo-2,3-dihydroindol-1-yl)ethanone Chemical compound BrC1=CC=C2N(C(=O)C)CCC2=C1 WQKQAIXOTCPWFE-UHFFFAOYSA-N 0.000 description 1
- PVOAHINGSUIXLS-UHFFFAOYSA-N 1-Methylpiperazine Chemical compound CN1CCNCC1 PVOAHINGSUIXLS-UHFFFAOYSA-N 0.000 description 1
- 125000001637 1-naphthyl group Chemical group [H]C1=C([H])C([H])=C2C(*)=C([H])C([H])=C([H])C2=C1[H] 0.000 description 1
- RLCJPGSPFOFWPR-UHFFFAOYSA-N 2-methylpropyl but-3-enoate Chemical compound CC(C)COC(=O)CC=C RLCJPGSPFOFWPR-UHFFFAOYSA-N 0.000 description 1
- 125000001622 2-naphthyl group Chemical group [H]C1=C([H])C([H])=C2C([H])=C(*)C([H])=C([H])C2=C1[H] 0.000 description 1
- QZLSBOVWPHXCLT-UHFFFAOYSA-N 5-chlorothiophene-2-carboxylic acid Chemical compound OC(=O)C1=CC=C(Cl)S1 QZLSBOVWPHXCLT-UHFFFAOYSA-N 0.000 description 1
- WDYVUKGVKRZQNM-UHFFFAOYSA-N 6-phosphonohexylphosphonic acid Chemical compound OP(O)(=O)CCCCCCP(O)(O)=O WDYVUKGVKRZQNM-UHFFFAOYSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical group [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- HERDIMKEMXXPQV-UHFFFAOYSA-N 8-(4-methylpiperazin-1-yl)-2,3-dihydro-1h-benzo[f]indole Chemical compound C1CN(C)CCN1C(C1=C2)=CC=CC1=CC1=C2NCC1 HERDIMKEMXXPQV-UHFFFAOYSA-N 0.000 description 1
- ASXGJMSKWNBENU-UHFFFAOYSA-N 8-OH-DPAT Chemical compound C1=CC(O)=C2CC(N(CCC)CCC)CCC2=C1 ASXGJMSKWNBENU-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- 208000000044 Amnesia Diseases 0.000 description 1
- 208000031091 Amnestic disease Diseases 0.000 description 1
- 206010002650 Anorexia nervosa and bulimia Diseases 0.000 description 1
- COVZYZSDYWQREU-UHFFFAOYSA-N Busulfan Chemical compound CS(=O)(=O)OCCCCOS(C)(=O)=O COVZYZSDYWQREU-UHFFFAOYSA-N 0.000 description 1
- 235000005979 Citrus limon Nutrition 0.000 description 1
- 244000131522 Citrus pyriformis Species 0.000 description 1
- 208000024581 Compulsive Personality disease Diseases 0.000 description 1
- QOSSAOTZNIDXMA-UHFFFAOYSA-N Dicylcohexylcarbodiimide Chemical compound C1CCCCC1N=C=NC1CCCCC1 QOSSAOTZNIDXMA-UHFFFAOYSA-N 0.000 description 1
- 208000012661 Dyskinesia Diseases 0.000 description 1
- KCXVZYZYPLLWCC-UHFFFAOYSA-N EDTA Chemical compound OC(=O)CN(CC(O)=O)CCN(CC(O)=O)CC(O)=O KCXVZYZYPLLWCC-UHFFFAOYSA-N 0.000 description 1
- IAYPIBMASNFSPL-UHFFFAOYSA-N Ethylene oxide Chemical compound C1CO1 IAYPIBMASNFSPL-UHFFFAOYSA-N 0.000 description 1
- PMVSDNDAUGGCCE-TYYBGVCCSA-L Ferrous fumarate Chemical compound [Fe+2].[O-]C(=O)\C=C\C([O-])=O PMVSDNDAUGGCCE-TYYBGVCCSA-L 0.000 description 1
- 102000003688 G-Protein-Coupled Receptors Human genes 0.000 description 1
- 108090000045 G-Protein-Coupled Receptors Proteins 0.000 description 1
- 206010020772 Hypertension Diseases 0.000 description 1
- 208000019430 Motor disease Diseases 0.000 description 1
- 206010028813 Nausea Diseases 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 206010034912 Phobia Diseases 0.000 description 1
- 229920002873 Polyethylenimine Polymers 0.000 description 1
- 201000001880 Sexual dysfunction Diseases 0.000 description 1
- 206010041250 Social phobia Diseases 0.000 description 1
- 244000028419 Styrax benzoin Species 0.000 description 1
- 235000000126 Styrax benzoin Nutrition 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 1
- 235000008411 Sumatra benzointree Nutrition 0.000 description 1
- 206010047163 Vasospasm Diseases 0.000 description 1
- 206010047700 Vomiting Diseases 0.000 description 1
- XRKIHUXCUIFHAS-UHFFFAOYSA-N [4-(3-methoxy-3-oxopropyl)phenyl]boronic acid Chemical compound COC(=O)CCC1=CC=C(B(O)O)C=C1 XRKIHUXCUIFHAS-UHFFFAOYSA-N 0.000 description 1
- 125000002777 acetyl group Chemical class [H]C([H])([H])C(*)=O 0.000 description 1
- 239000011149 active material Substances 0.000 description 1
- 150000001262 acyl bromides Chemical class 0.000 description 1
- 150000001263 acyl chlorides Chemical class 0.000 description 1
- 239000000654 additive Substances 0.000 description 1
- 239000002671 adjuvant Substances 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 230000008485 antagonism Effects 0.000 description 1
- 230000001430 anti-depressive effect Effects 0.000 description 1
- 229910052786 argon Inorganic materials 0.000 description 1
- 125000003118 aryl group Chemical group 0.000 description 1
- 229940072107 ascorbate Drugs 0.000 description 1
- 235000010323 ascorbic acid Nutrition 0.000 description 1
- 239000011668 ascorbic acid Substances 0.000 description 1
- 238000011914 asymmetric synthesis Methods 0.000 description 1
- CBHOOMGKXCMKIR-UHFFFAOYSA-N azane;methanol Chemical compound N.OC CBHOOMGKXCMKIR-UHFFFAOYSA-N 0.000 description 1
- 239000002585 base Substances 0.000 description 1
- 230000003542 behavioural effect Effects 0.000 description 1
- 230000009286 beneficial effect Effects 0.000 description 1
- 125000004618 benzofuryl group Chemical group O1C(=CC2=C1C=CC=C2)* 0.000 description 1
- 229960002130 benzoin Drugs 0.000 description 1
- 125000004196 benzothienyl group Chemical group S1C(=CC2=C1C=CC=C2)* 0.000 description 1
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 1
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 1
- 230000027455 binding Effects 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 210000004556 brain Anatomy 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- 239000006172 buffering agent Substances 0.000 description 1
- 229910052799 carbon Inorganic materials 0.000 description 1
- 125000004432 carbon atom Chemical group C* 0.000 description 1
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 1
- 125000002843 carboxylic acid group Chemical group 0.000 description 1
- 239000003054 catalyst Substances 0.000 description 1
- 150000001768 cations Chemical class 0.000 description 1
- 210000000170 cell membrane Anatomy 0.000 description 1
- 239000006285 cell suspension Substances 0.000 description 1
- 230000002490 cerebral effect Effects 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 239000007822 coupling agent Substances 0.000 description 1
- MKRTXPORKIRPDG-UHFFFAOYSA-N diphenylphosphoryl azide Chemical compound C=1C=CC=CC=1P(=O)(N=[N+]=[N-])C1=CC=CC=C1 MKRTXPORKIRPDG-UHFFFAOYSA-N 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- 238000009826 distribution Methods 0.000 description 1
- 208000024732 dysthymic disease Diseases 0.000 description 1
- 239000008157 edible vegetable oil Substances 0.000 description 1
- 238000010828 elution Methods 0.000 description 1
- 239000003995 emulsifying agent Substances 0.000 description 1
- 239000000839 emulsion Substances 0.000 description 1
- 150000002148 esters Chemical class 0.000 description 1
- 230000004634 feeding behavior Effects 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 238000011049 filling Methods 0.000 description 1
- 238000003818 flash chromatography Methods 0.000 description 1
- 239000000796 flavoring agent Substances 0.000 description 1
- 235000019634 flavors Nutrition 0.000 description 1
- 125000002485 formyl group Chemical class [H]C(*)=O 0.000 description 1
- 125000002541 furyl group Chemical group 0.000 description 1
- 210000001035 gastrointestinal tract Anatomy 0.000 description 1
- 239000011521 glass Substances 0.000 description 1
- 239000008187 granular material Substances 0.000 description 1
- 235000019382 gum benzoic Nutrition 0.000 description 1
- 125000000623 heterocyclic group Chemical group 0.000 description 1
- 150000004677 hydrates Chemical class 0.000 description 1
- 150000003840 hydrochlorides Chemical class 0.000 description 1
- 229910000042 hydrogen bromide Inorganic materials 0.000 description 1
- 230000002631 hypothermal effect Effects 0.000 description 1
- 125000002883 imidazolyl group Chemical group 0.000 description 1
- 125000001041 indolyl group Chemical group 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 239000000543 intermediate Substances 0.000 description 1
- 229910052740 iodine Inorganic materials 0.000 description 1
- 125000002183 isoquinolinyl group Chemical group C1(=NC=CC2=CC=CC=C12)* 0.000 description 1
- 125000001786 isothiazolyl group Chemical group 0.000 description 1
- 125000000842 isoxazolyl group Chemical group 0.000 description 1
- 125000000468 ketone group Chemical group 0.000 description 1
- 150000003951 lactams Chemical class 0.000 description 1
- 239000003589 local anesthetic agent Substances 0.000 description 1
- 239000007937 lozenge Substances 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 230000006984 memory degeneration Effects 0.000 description 1
- 208000023060 memory loss Diseases 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 238000012986 modification Methods 0.000 description 1
- 230000004048 modification Effects 0.000 description 1
- 230000004899 motility Effects 0.000 description 1
- PSZYNBSKGUBXEH-UHFFFAOYSA-N naphthalene-1-sulfonic acid Chemical compound C1=CC=C2C(S(=O)(=O)O)=CC=CC2=C1 PSZYNBSKGUBXEH-UHFFFAOYSA-N 0.000 description 1
- 230000008693 nausea Effects 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 125000004433 nitrogen atom Chemical group N* 0.000 description 1
- 239000002687 nonaqueous vehicle Substances 0.000 description 1
- 208000030459 obsessive-compulsive personality disease Diseases 0.000 description 1
- 239000003921 oil Substances 0.000 description 1
- 239000007935 oral tablet Substances 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 125000001715 oxadiazolyl group Chemical group 0.000 description 1
- 125000002971 oxazolyl group Chemical group 0.000 description 1
- 208000019906 panic disease Diseases 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 239000004031 partial agonist Substances 0.000 description 1
- 239000003208 petroleum Substances 0.000 description 1
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 1
- 208000019899 phobic disease Diseases 0.000 description 1
- XKJCHHZQLQNZHY-UHFFFAOYSA-N phthalimide Chemical compound C1=CC=C2C(=O)NC(=O)C2=C1 XKJCHHZQLQNZHY-UHFFFAOYSA-N 0.000 description 1
- 230000003518 presynaptic effect Effects 0.000 description 1
- 150000003141 primary amines Chemical class 0.000 description 1
- 238000000159 protein binding assay Methods 0.000 description 1
- 208000020016 psychiatric disease Diseases 0.000 description 1
- 125000003373 pyrazinyl group Chemical group 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 125000004076 pyridyl group Chemical group 0.000 description 1
- 125000000714 pyrimidinyl group Chemical group 0.000 description 1
- 125000000168 pyrrolyl group Chemical group 0.000 description 1
- 125000002943 quinolinyl group Chemical group N1=C(C=CC2=CC=CC=C12)* 0.000 description 1
- 238000003653 radioligand binding assay Methods 0.000 description 1
- 239000000018 receptor agonist Substances 0.000 description 1
- 229940044601 receptor agonist Drugs 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 239000011347 resin Substances 0.000 description 1
- 229920005989 resin Polymers 0.000 description 1
- 230000004044 response Effects 0.000 description 1
- 230000033764 rhythmic process Effects 0.000 description 1
- 238000003345 scintillation counting Methods 0.000 description 1
- 238000007789 sealing Methods 0.000 description 1
- 230000001932 seasonal effect Effects 0.000 description 1
- 230000028327 secretion Effects 0.000 description 1
- 229940076279 serotonin Drugs 0.000 description 1
- 239000003727 serotonin 1A antagonist Substances 0.000 description 1
- 239000004001 serotonin 1D antagonist Substances 0.000 description 1
- 231100000872 sexual dysfunction Toxicity 0.000 description 1
- 208000019116 sleep disease Diseases 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- 239000007790 solid phase Substances 0.000 description 1
- 238000004611 spectroscopical analysis Methods 0.000 description 1
- 230000000707 stereoselective effect Effects 0.000 description 1
- 230000001954 sterilising effect Effects 0.000 description 1
- 238000004659 sterilization and disinfection Methods 0.000 description 1
- 125000001424 substituent group Chemical group 0.000 description 1
- 239000000829 suppository Substances 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 239000000375 suspending agent Substances 0.000 description 1
- 230000005062 synaptic transmission Effects 0.000 description 1
- 208000011580 syndromic disease Diseases 0.000 description 1
- 238000003786 synthesis reaction Methods 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 125000001113 thiadiazolyl group Chemical group 0.000 description 1
- 125000000335 thiazolyl group Chemical group 0.000 description 1
- 150000003555 thioacetals Chemical class 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
- 125000001425 triazolyl group Chemical group 0.000 description 1
- COIOYMYWGDAQPM-UHFFFAOYSA-N tris(2-methylphenyl)phosphane Chemical compound CC1=CC=CC=C1P(C=1C(=CC=CC=1)C)C1=CC=CC=C1C COIOYMYWGDAQPM-UHFFFAOYSA-N 0.000 description 1
- 125000002221 trityl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1C([*])(C1=C(C(=C(C(=C1[H])[H])[H])[H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- 210000005166 vasculature Anatomy 0.000 description 1
- 239000000052 vinegar Substances 0.000 description 1
- 235000021419 vinegar Nutrition 0.000 description 1
- 230000008673 vomiting Effects 0.000 description 1
- 238000005406 washing Methods 0.000 description 1
- 235000014101 wine Nutrition 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D209/00—Heterocyclic compounds containing five-membered rings, condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D209/56—Ring systems containing three or more rings
- C07D209/58—[b]- or [c]-condensed
- C07D209/60—Naphtho [b] pyrroles; Hydrogenated naphtho [b] pyrroles
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
- A61P25/16—Anti-Parkinson drugs
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/20—Hypnotics; Sedatives
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/22—Anxiolytics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/24—Antidepressants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Veterinary Medicine (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Psychiatry (AREA)
- Hospice & Palliative Care (AREA)
- Anesthesiology (AREA)
- Psychology (AREA)
- Pain & Pain Management (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Indole Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Plural Heterocyclic Compounds (AREA)
Description
- Die vorliegende Erfindung bezieht sich auf neue Naphthalinderivate, Verfahren zu ihrer Herstellung, Arzneimittel, die sie enthalten, und auf ihre Verwendung zur Behandlung verschiedener Störungen.
- WO 98/50358, WO 98/50346, WO 98/47868, WO 98/47885, WO 98/50543 und WO 99/31086 offenbaren alle eine Reihe von neuen Verbindungen, von denen behauptet wird, dass sie kombinierte 5-HT1A-, 5-HT1B- und 5-HT1D-Rezeptoraffinität besitzen, und die zur Behandlung von verschiedenen ZNS-Störungen nützlich sind. Sowohl WO 97/36867 als auch WO 98/14433 offenbaren eine Reihe von Lactamderivaten, von denen behauptet wird, dass sie selektive Agonisten oder Antagonisten von einem oder von beiden der 5-HT1A und 5-HT1D-Rezeptoren sind. Sowohl WO 94/21619 als auch
EP 0701819 offenbaren eine Reihe von Naphthalinderivaten, von denen behauptet wird, dass sie 5-HT1A-Rezeptorliganden sind. - Eine strukturell davon verschiedene Klasse von Verbindungen ist jetzt gefunden worden, die auch kombinierte 5-HT1A-, 5-HT1B- und 5-HT1D-Rezeptoraffinität aufweisen. Es wird erwartet, dass derartige Verbindungen zur Behandlung und Prophylaxe von verschiedenen Störungen nützlich sein werden. In einer ersten Ausführungsform stellt die vorliegende Erfindung deshalb eine Verbindung der Formel (I) oder ein pharmazeutisch verträgliches Salz davon bereit:in welcher
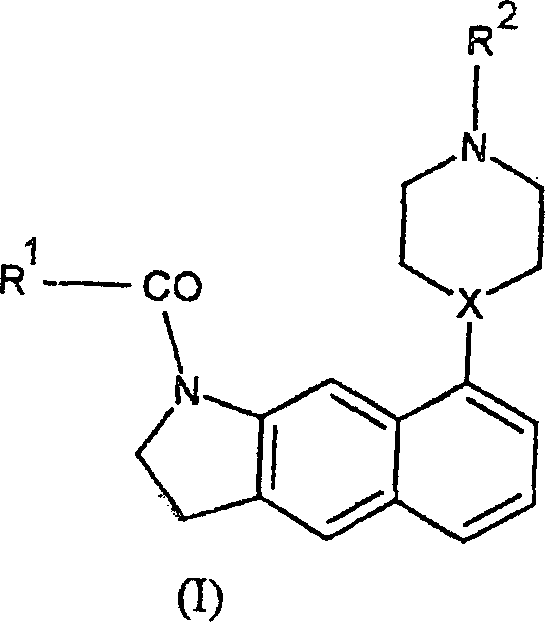
X N oder CH ist;
R2 ein Wasserstoffatom oder ein C1–6-Alkylrest ist; und
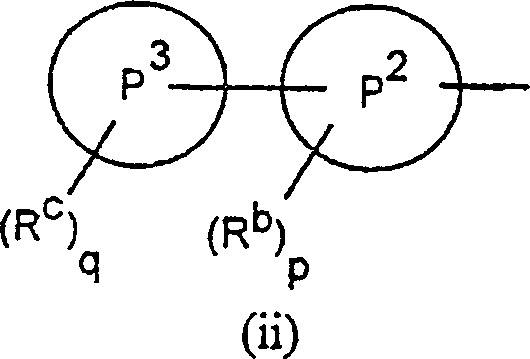
R1 aus einem Rest der Formel (i) oder (ii) ausgewählt ist: Rest der Formel (i)wobei P1 eine Phenyl-, Naphthylgruppe, ein 5- oder 6-gliedriger Heteroarylring, welcher 1 bis 3 aus Sauerstoff, Stickstoff und Schwefel ausgewählte Heteroatome enthält, oder ein Benzo-kondensierter Heteroarylring ist, welcher 1 bis 3 aus Sauerstoff, Stickstoff und Schwefel ausgewählte Heteroatome enthält;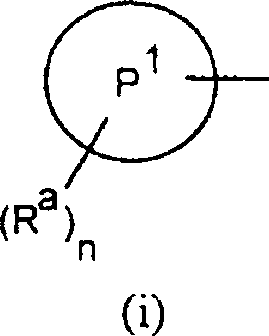
Ra ein Halogenatom, ein C1–6-Alkylrest, C3–6-Cycloalkylrest, eine Gruppe CF3, ein C1–6-Alkoxyrest, eine Gruppe OCF3, eine Hydroxy-, Cyano-, Nitrogruppe, ein Hydroxy-C1–6-Alkyl-, COC1–6-Alkylrest, ein Rest CO2R5, SO2R5, NR5R6, CONR5R6, oder SO2NR5R6 ist, wobei R5 und R6 unabhängig ein Wasserstoffatom oder ein C1–6-Alkylrest sind;
n 0, 1, 2 oder 3 ist; Rest der Formel (ii)in welcher P2 und P3 unabhängig wie vorstehend P1 definiert sind;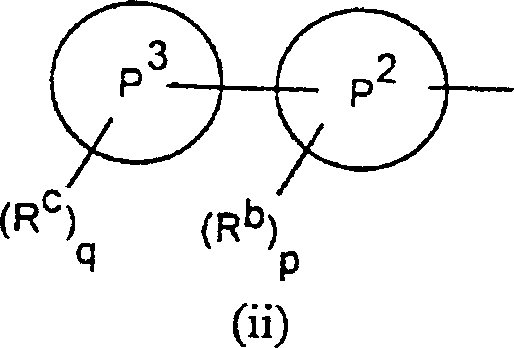
Rb und Rc unabhängig wie vorstehend Ra definiert sind;
p und q unabhängig wie vorstehend n definiert sind. - C1–6-Alkylreste, ob alleine oder als Teil eines anderen Restes, können geradkettig oder verzweigt sein. Soweit hier verwendet soll der Ausdruck Naphthylrest, wenn nicht anders erwähnt, sowohl Naphth-1-yl- als auch Naphth-2-yl-Gruppen kennzeichnen. Der Ausdruck "Halogenatom" wird hier verwendet, um, wenn nicht anders erwähnt, eine Gruppe, ausgewählt aus einem Fluor-, Chlor-, Brom- oder Iodatom, zu beschreiben.
- X ist vorzugsweise N.
- Wenn R2 ein C1–6-Alkylrest ist, ist eine bevorzugte Gruppe eine Methylgruppe.
- Innerhalb der Definition von R1 in Formel (i)
- Wenn P1 ein 5- oder 6-gliedriger Heteroarylring ist, schliessen geeignete Beispiele eine Thienyl-, Furyl-, Pyrrolyl-, Triazolyl-, Imidazolyl-, Pyrazolyl-, Oxazolyl-, Thiazolyl-, Oxadiazolyl-, Isothiazolyl-, Isoxazolyl-, Thiadiazolyl-, Pyridyl-, Pyrimidyl- und Pyrazinylgruppe ein. Wenn P1 ein Benzo-kondensierter Heteroarylring ist, schliessen geeignete Beispiele eine Indolyl-, Benzofuryl-, Benzothienyl-, Quinolinyl- oder Isoquinolinylgruppe ein. Die heterocyclischen Ringe können an den Rest des Moleküls über jedes geeignete C-Atom oder, wenn vorhanden, über ein Stickstoffatom verbunden sein. Vorzugsweise ist P1 eine Phenyl-, Naphthyl-, Thienyl- oder Pyrazolylgruppe. Am meisten bevorzugt ist P1 eine Phenylgruppe.
- Wenn n nicht 0 ist, ist Ra vorzugsweise ein Halogenatom (insbesondere ein Fluor-, Chlor- oder Bromatom), ein C1_6-Alkylrest (insbesondere eine Methyl-, Ethyl-, Isopropyl- oder t-Butylgruppe), eine Gruppe CF3, eine Cyanogruppe, ein C1_6-Alkoxyrest (insbesondere eine Methoxy- oder Ethoxygruppe) oder SO2R5, wobei R5 eine Methylgruppe ist. Wenn n 2 oder 3 ist, können die Reste Ra gleich oder verschieden sein. Vorzugsweise ist n 1 oder 2.
- Innerhalb der Definition von R1 in Formel (ii)
- Geeignete P2- und P3-Reste schliessen solche, die für P1 vorstehend aufgelistet sind, ein. Ein bevorzugter P2-Rest ist eine Phenylgruppe.
- Rb und Rc sind bevorzugt Halogenatome (insbesondere ein Fluor-, Chlor- oder Bromatom), ein C1_6-Alkylrest (insbesondere eine Methyl-, Ethyl-, Isopropyl- oder t-Butylgruppe), eine Gruppe CF3, ein C1_6-Alkoxyrest (insbesondere eine Methoxy- oder Ethoxygruppe). Wenn p und/oder q 2 oder 3 ist/sind, können die Reste Rb beziehungsweise Rc gleich oder verschieden sein. Vorzugsweise ist p 0 oder 1. Vorzugsweise ist q 0, 1 oder 2.
- Besonders bevorzugte erfindungsgemäße Verbindungen sind:
2,3-Dihydro-l-(4-trifluormethylbenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol, 2,3-Dihydro-l-(2,4-dichlorbenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol, 2,3-Dihydro-l-(4-ethoxybenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol, 2,3-Dihydro-l-(5-chlorthiophen-2-carbonyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol oder ein pharmazeutisch verträgliches Salz davon. - Die Verbindungen der Formel (I) können Säureadditionssalze bilden. Es ist ersichtlich, dass für die medizinische Verwendung die Salze der Verbindungen der Formel (I) pharmazeutisch verträglich sein sollten. Geeignete pharmazeutisch verträglich Salze werden dem Fachmann offensichtlich sein und schliessen solche mit ein, die in J. Pharm. Sci., 1977, 66, 1-19 beschrieben sind, wie Säureadditionssalze gebildet mit anorganischen Säuren, z. B. Salzsäure, Bromwasserstoff, Schwefel-, Salpeter- oder Phosphorsäure; und organische Säuren wie z. B. Bernstein-, Malein-, Essig-, Fumar-, Zitronen-, Wein-, Benzoe-, p-Toluolsulfon-, Methansulfon- oder Naphthalinsulfonsäure.
- Die Verbindungen der Formel (I) können in kristalliner oder nichtkristalliner Form hergestellt werden, und können, wenn kristallin, wahlweise hydratisiert oder solvatisiert sein. Diese Erfindung schliesst in ihrem Schutzbereich stöchiometrische Hydrate, sowie Verbindungen, die variable Mengen von Wasser enthalten, mit ein.
- Bestimmte Verbindungen der Formel (I) können in stereoisomeren Formen (z. B. Diastereomere und Enantiomere) vorkommen und die Erfindung erstreckt sich auf jede dieser stereoisomeren Formen und auf Gemische daraus, einschliesslich Racemate. Die verschiedenen stereoisomeren Formen können mit den üblichen Methoden voneinander getrennt werden, oder jedes gegebenene Isomer kann durch stereospezifische oder asymmetrische Synthese erhalten werden. Die Erfindung erstreckt sich auch auf jede tautomere Form und Gemische davon.
- In einer weiteren Ausführungsform stellt die vorliegende Erfindung ein Verfahren zur Herstellung einer Verbindung der Formel (I) bereit, welches das Kuppeln einer Verbindung der Formel (II) umfasst:in welcher R1 wie in Formel (I) definiert ist und L ein aktivierter Carbonsäurerest ist, mit einer Verbindung der Formel (III);
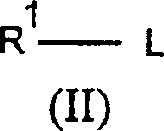 in welcher R2 wie in Formel (I) definiert ist und gegebenenfalls nachfolgend:

- – Entfernen jeglicher Schutzgruppen
- – Bilden eines pharmazeutisch verträglichen Salzes.
- Geeignete aktivierte Carbonsäurereste schliessen Acylchloride oder Acylbromide ein. Aktivierte Verbindungen der Formel (II) können auch durch die Reaktion der korrespondierenden Carbonsäure mit einem Kupplungsmittel wie Dicyclohexylcarbodiimid, Carbonyldiimidazol oder Diphenylphosphorylazid hergestellt werden. Verbindungen der Formeln (II) und (III) werden typischerweise in einem inerten Lösungsmittel wie Dichlormethan oder Dimethylformamid bei Umgebungstemperatur oder bei erhöhter Temperatur in Gegenwart einer Base, wie Triethylamin oder Pyridin, miteinander umgesetzt.
- Es wird dem Fachmann offensichtlich sein, dass es nötig sein kann, bestimmte reaktive Substituenten während einiger der vorstehend erwähnten Verfahren zu schützen. Standardschutz- und -entschützungstechniken, wie die in Greene T. W. "Protective groups in organic synthesis", New York, Wiley (1981) beschriebenen, können verwendet werden. Zum Beispiel können primäre Amine als Phthalimid-, Benzyl-, Benzyloxycarbonyl- oder Tritylderivate geschützt werden.
- Carbonsäuregruppen können als Ester geschützt werden. Aldehyd- oder Ketongruppen können als Acetale, Ketale, Thioacetale oder Thioketale geschützt werden. Entschützung derartiger Gruppen wird durch Verwendung üblicher Verfahren, die im Fachgebiet bekannt sind, erreicht.
- Die Intermediate der Formeln (II) und (III) sind kommerziell erhältlich und können durch Methoden, die hier beschrieben werden, oder durch dazu analoge Methoden oder durch Standardverfahren, die im Fachgebiet bekannt sind, hergestellt werden., Pharmazeutisch verträgliche Salze können wie üblich durch Reaktion mit der geeigneten Säure oder dem geeigneten Säurederivat hergestellt werden.
- Die Beteiligung von Serotoninrezeptoren bei einer Anzahl an pharmakologischen Wirkungen wurde durch R. A. Glennon in "Serotonin Receptors: Clinical Implications", Neuroscience and Behavioural Reviews, 1990, 14, 35 und durch L. O. Wilkinson und C. T. Dourish in "Serotonin Receptor Subtypes: Basic and Clinical Aspects" S. Peroutka Ed., John Wiley and Sons, New York, 1991, p. 147, in Übersichtsartikeln besprochen.
- Serotonin- (5-hydroxytryptamin; 5-HT) Rezeptoren wurden mit einer Reihe von pharmakologischen Wirkungen, einschließlich Störungen des Gemütszustandes einschließlich Depressionen, jahreszeitlich eintretender Störung und Dysthymie, Angstzuständen, einschliesslich generellen Angstzuständen, Panikzuständen, Kältephobie, Soziale Phobie, zwanghafte Persönlichkeitsstörungen (OCD) und post-traumatisches Stressyndrom; Störungen des Gedächtnisses, einschließlich Demenz, amnestische Störungen und altersbedingte Gedächtnisschwäche; Störungen des Eßverhaltens, einschließlich Anorexia nervosa und Bulimia nervosa, Schlafstörungen (einschließlich Störungen des Tag-Nacht-Rhythmus), motorische Störungen wie Parkinsonsche Krankheit, Demenz bei der Parkinsonschen Krankheit, neuroleptisch induzierte Parkinsonsche Krankheit und langsam eintretende Dyskinesie, wie auch anderen psychiatrischen Störungen in Verbindung gebracht. Es wurde gezeigt, dass Serotoninrezeptorliganden bei der Behandlung von Emesis und Übelkeit Verwendung finden sowie bei endokrinen Störungen wie Hyperlactinaemie, Vasospasmen (besonders im zerebralen Gefäßsystem), zerebellare Ataxie und Bluthochdruck, sowie bei Krankheiten des Gastrointestinaltraktes, wenn Veränderungen der Motilität und Sekretion eine Rolle spielen. Sie können auch bei der Behandlung von sexuellen Dysfunkionen und von Hypothermie verwendet werden.
- Liganden mit hoher Affinität für die 5-HT1-Rezeptoren sind gut bekannt dafür, dass sie therapeutischen Nutzen für die Behandlung der vorstehend erwähnten Zustände haben. Zum Beispiel: WO 95/31988 bezieht sich auf die Verwendung eines 5-HT1D-Rezeptor-Antagonisten zusammen mit einem 5-HT1A-Rezeptor-Antagonisten, um ZNS-Störungen, endokrine Störungen und GI-Störungen zu behandeln; K. Rasmussen (Annual Reports in Medicinal Chemistry, (1995) 30, 1) beschreibt den Nutzen von 5-HT1A-Rezeptor-Agonisten und partiellen Agonisten bei der Behandlung von verschiedenen ZNS-Störungen; P. Trouillas (Progress in Brain Research, C.I. de Zeeuw, P. Stara and J. Voogd, Hrsg. 1997, 144, 589) und G. Maura (J. Neurochemistry, 1996, 66, 202) schlagen vor, daß die Verabreichung von Agonistenliganden, die selektiv für den 5-HT1A-Rezeptor oder für sowohl den 5-HT1A-Rezeptor als auch den 5-HT1D-Rezeptor sind, eine wirksame Behandlung für humane Ataxia des Cerebellums bereitstellen sollte.
- Die vorliegende Erfindung stellt auch eine Verbindung der Formel (I) oder ein pharmazeutisch verträgliches Salz für die Verwendung zur Behandlung der vorstehend genannten Störungen bereit.
- Insbesondere stellt die Erfindung eine Verbindung der Formel (I) oder ein pharmazeutisch verträgliches Salz für die Verwendung zur Behandlung oder Prophylaxe von Depressionen bereit.
- In einer weiteren Ausführungsform stellt die vorliegende Erfindung die Verwendung einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Salzes davon bei der Herstellung eines Medikaments zur Behandlung von Störungen (insbesondere die vorstehend erwähnten Störungen), in welchen ein Ligand mit Affinität für 5-HT1-Rezeptoren vorteilhaft ist, bereit.
- In noch einer weiteren Ausführungsform stellt die Erfindung ein Verfahren zur Behandlung von Störungen (insbesondere die vorstehend erwähnten Störungen), in welchen ein Ligand mit Affinität für 5-HT1-Rezeptoren vorteilhaft ist, bereit, welches das Verabreichen einer sicheren und therapeutisch wirksamen Menge einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Salzes davon an einen dieses bedürfenden Patienten umfasst.
- Es wird dem Fachmann offensichtlich sein, dass die erfindungsgemäßen Verbindungen vorteilhaft zusammen mit einem oder mehreren anderen therapeutischen Mitteln verwendet werden können, zum Beispiel einem selektiven Serotonin-Wiederaufnahme-Inhibitor-Antidepressivum (engl. SSRI).
- Die Affinitäten der erfindungsgemäßen Verbindungen zu den 5-HT1A-, 5-HT1B- und 5-HT1D-Rezeptoren kann mit dem folgenden Radioliganden-Bindungsassay bestimmt werden. HEK293-Zellen, die 5-HT1A-Rezeptoren exprimieren (4 × 10⁷/ml) werden in Tris-Puffer homogenisiert und als 1 ml-Aliquote gelagert. CHO-Zellen, die 5-HT1B-Rezeptoren exprimieren (4 × 10 Zellen/ml) werden in Tris-Puffer homogenisiert und als 1,5 ml-Aliquote gelagert. CHO-Zellen, die 5-HT1D-Rezeptoren exprimieren (0,563 × 108/m1) werden in Tris-Puffer homogenisiert und als 1 ml-Aliquote gelagert. 0,4 ml einer Zell-Suspension werden bei 37°C 45 min lang in Tris-Mg-HCl-Puffer (pH 7,7) zusammen mit [3H]-5HT (4 nM), für 5-HT1B/1D-Rezeptoren, bzw. zusammen mit [3H]-8-OH DPAT (1 nM), für 5-HT1A Rezeptoren, und mit einem Test-Arzneistoff inkubiert. Jeder Test-Arzneistoff wird bei 10 Konzentrationen (0,01 mM bis 0,3 nM Endkonzentration) getestet, wobei unspezifische Bindung unter Verwendung von 0,01 mM 5-HT bestimmt wird. Das Gesamtvolumen des Assays ist 0,5 ml. Die Inkubation wird durch schnelle Filtration unter Verwendung eines Packard Filtermates gestoppt (Filter in 0,3% Polyethylenimin vor-eingeweicht), und die Radioaktivität wird durch Topcount-Scintillationszählung gemessen. pKi-Werte werden aus dem IC50 berechnet, die durch ein iteratives Geringste-Quadrate-Kurvenanpassungsprogramm erzeugt wurde.
- Alle Beispiele wurden gemäß diesem Radioliganden-Bindungsassay getestet und man fand, dass sie einen pKi von größer als 8,0 bei 5-HT1A-, 5-HT1B- und 5-HT1D-Rezeptoren haben. Die intrinsische Aktivität der erfindungsgemäßen Verbindungen kann nach dem folgenden Verfahren bestimmt werden. HEK293-Zellmembranen, die stabil humane 5-HT1A-Rezeptoren exprimieren, und CHO-Zellmembranen, die stabil humane 5-HT1B-Rezeptoren exprimieren, werden in HEPES/EDTA-Puffer homogenisiert und als 1 ml-Aliquote gelagert, und [35S]GTPγS-Bindungsstudien werden, im wesentlichen wie von Lazareno et al., (Life Sci., 1993, 52, 449) beschrieben, mit einigen geringfügigen Modifikationen, durchgeführt. Membranen von 106 Zellen werden bei 30°C 30 min lang in 20 mM HEPES-Puffer (pH 7,4) in Gegenwart von MgCl2 (3 mM), NaCl (100 mM), GDP (10 μM) und Ascorbat (0,2 mM), mit oder ohne die Verbindungen, vor-inkubiert. Die Reaktion wird durch Zugabe von 10 μl [35S]GTPγS (100 pM, Konzentration im Assay) gestartet, gefolgt von einer weiteren 30-minütigen Inkubation bei 30°C. Unspezifische Bindung wurde unter Verwendung von nichtradiomarkiertem GTPγS (20 μM), das vorher zu den Membranen gegeben worden war, bestimmt. Die Reaktion wird durch schnelle Filtration durch Filter der Sorte Whatman GF/B beendet, gefolgt von Waschschritten mit 5 × 1 ml eiskaltem HEPES (20 mM)/MgCl2 (3 mM)-Puffer. Die Radioaktivität wird unter Verwendung von Flüssig-Scintillations-Spektrometrie gemessen. Auf dieses Verfahren wird nachstehend als funktioneller [35S]GTPγS-Assay Bezug genommen.
- Bei Verwendung des funktionellen [35S]GTPγS-Assays fand man, dass bestimmte Verbindungen der Formel (I) verschiedene Grade an intrinsischer Wirksamkeit zeigen, welche durch eine Skala die von 1,0 bis 0 reicht, definiert ist (1 definiert die maximale Antwort, die durch den Agonisten 5-HT hervorgerufen wird, 0 definiert Abwesenheit von intrinsischer Wirksamkeit). Die Schwierigkeiten bei der Beschreibung der intrinsischen Aktivität von Arzneistoffen, die an G-Protein-gekoppelte Rezeptoren angreifen, sind im Fachgebiet anerkannt (Hoyer and Boddeke, Trends in Pharmacological Sciences, July 1993, [Vol. 14], Seite 270–275). Bei Verbindungen der Formel (I), die eine niedere intrinsische Wirksamkeit im funktionellen [35S]GTPγS-Assay haben, ist es wahrscheinlicher, dass sie in vivo Antagonisten sind. Wie in WO 95/31988 offenbart wird der gleichzeitige Antagonismus von prä-synaptischen 5-HT1A/1B/1D-Rezeptoren zu einer erhöhten Freisetzung von 5-HT in vivo führen und dies sollte die 5-HT-Neurotransmission verbessern. Dementsprechend glauben wir, dass die endungsgemäßen Verbindungen zur Behandlung von ZNS-Störungen nützlich sein werden und dass sie in vivo als Antidepressiva wirken werden.
- Um die Verbindungen der Formel (I) in der Therapie zu verwenden, werden sie normalerweise in Übereinstimmung mit der standardmäßigen pharmazeutischen Praxis als Arzneimittel formuliert. Die vorliegende Erfindung stellt auch ein Arzneimittel, welches eine Verbindung der Formel (I) oder ein pharamzeutisch verträgliches Salz davon und einen pharmazeutisch verträglichen Träger umfasst, bereit.
- Ein erfindungsgemäßes Arzneimittel, welches durch Beimischung hergestellt werden kann, geeigneterweise bei Umgebungstemperatur und atmosphärischem Druck, wird normalerweise für orale, parenterale oder rektale Verabreichung angepasst und kann derartig in Form von Tabletten, Kapseln, oralen Flüssigzubereitungen, Pulvern, Granulaten, Pastillen, rekonstituierbaren Pulvern, injizierbaren oder zur Infusion geeigneten Lösungen oder Suspensionen oder Suppositorien sein. Zubereitungen zur oralen Verabreichung werden gewöhnlich bevorzugt.
- Tabletten und Kapseln zur oralen Verabreichung können in Form von Einzeldosierungen sein und können übliche Exzipienten enthalten, wie Bindemittel, Füllstoffe, Tablettengleitmittel, Sprengmittel und verträgliche Netzmittel. Die Tabletten können gemäß den in der normalen pharmazeutischen Praxis bekannten Verfahren ummantelt sein.
- Orale Flüssigzubereitungen können in Form von, zum Beispiel, wässrigen oder öligen Suspensionen, Lösungen, Emulsionen, Syrups oder Elixieren sein oder können in Form eines Trockenprodukts, welches vor Gebrauch mit Wasser oder einem anderen geeigneten Träger rekonstituiert wird, sein. Derartige flüssige Zubereitungen können übliche Additive wie Suspensionsmittel, Emulgatoren, nicht-wässrige Träger (welche Speiseöle einschließen können), Konservierungsmittel, und, wenn gewünscht, übliche Geschmacksstoffe oder Färbemittel enthalten.
- Zur parenteralen Verabreichung werden flüssige Einzeldosen hergestellt, indem man eine erfindungsgemäße Verbindung oder ein pharmazeutisch verträgliches Salz davon und einen sterilen Träger verwendet. Die Verbindung kann, abhängig vom verwendeten Träger und der verwendeten Konzentration, im Träger entweder suspendiert oder aufgelöst sein. Bei der Herstellung von Lösungen kann die Verbindung zur Injektion gelöst werden und vor der Abfüllung und Versiegelung in geeigneten Fläschchen oder Ampullen sterilfiltriert werden. Vorteilhaft sind Adjuvantien wie ein Lokalanästhetikum, Konservierungsstoffe und Puffermittel im Träger gelöst. Um die Stabilität zu erhöhen kann die Zubereitung, nachdem sie in die Fläschchen gefüllt wurde, eingefroren und das Wasser unter Vakuum entfernt werden. Parenterale Suspensionen werden im Wesentlichen auf die gleiche Weise hergestellt, außer daß die Verbindung im Träger suspendiert wird anstatt gelöst zu werden, und die Sterilisation nicht durch Filtration erreicht werden kann. Die Verbindung kann durch Exposition gegenüber Ethylenoxid vor der Suspension in einem sterilen Träger sterilisiert werden. Vorteilhaft wird ein oberflächenaktives Mittel oder ein Netzmittel in die Zusammensetzung eingebracht, um die gleichmäßige Verteilung der Verbindung zu erleichtern.
- Die Zusammensetzung kann von 0,1 Gew-% bis 99 Gew-%, vorzugsweise von 10 bis 60 Gew-% des aktiven Materials, abhängig von der Verabreichungsmethode, enthalten.
- Die Dosis der zur Behandlung der vorstehend erwähnten Störungen verwendeten Verbindung wird auf die übliche Weise mit der Schwere der Störungen, dem Gewicht des Leidenden und anderen ähnlichen Faktoren variieren. Trotzdem kann als allgemeine Richtschnur eine geeignete Einzeldosis 0,05 bis 1000 mg, geeigneter 1,0 bis 200 mg sein, und derartige Einzeldosen können mehr als einmal pro Tag verabreicht werden, zum Beispiel zwei- oder dreimal am Tag. Eine derartige Therapie kann einige Wochen oder Monate lang dauern.
- Alle Veröffentlichungen, einschliesslich Patenten und Patentanmeldungen, aber nicht begrenzt auf diese, welche in dieser Beschreibung zitiert wurden, werden hiermit durch Bezugnahme inkorporiert, so wie wenn jede einzelne Veröffentlichung hiermit als spezifisch und individuell durch Bezugnahme inkorporiert angezeigt wäre.
- Die folgenden Beschreibungen und Beispiele veranschaulichen die Herstellung von erfindungsgemäßen Verbindungen.
- Beschreibung 1
- Isobutyl-4-(1-acetylindolin-5-yl)but-3-enoat (D1)
- Eine Lösung von 1-Acetyl-5-bromindolin (5g, 21 mmol) in entgastem DMF (100 ml) wurde mit Isobutylvinylacetat (5,7g, 40 mmol), Triethylamin (4,0g, 40mmol), Pd(OAc)2 (250 mg, 1,1 mmol) und Tri-o-tolylphosphin (1,25g, 4,1 mmol) behandelt, und bei 100°C 24h lang gerührt. Das DMF wurde unter Vakuum entfernt und der Rückstand zwischen EtOAc und 10% wässrigem Na2CO3 verteilt. Die organische Phase wurde über MgSO4 getrocknet, filtriert und bis zur Trockenheit unter Vakuum aufkonzentriert. Der Rückstand wurde durch Silicagel filtriert und mit 60:40 EtOAc/Petrolether eluiert, was ein leicht braunes Öl (5,7 g, 91%) ergab. MS: m/z(MH) = 302.
- Beschreibung 2
- Isobutyl-4-(1-acetylindolin-5-yl)butanoat (D2)
- Eine Lösung von Isobutyl-4-(1-acetylindolin-5-yl)but-3-enoat (D1, 5,5g, 18,2mmol) in EtOH (20ml) wurde mit 10% Pd/C (1,0 g) behandelt und 15 h lang hydriert (Parr-Schüttler, 50 psi). Der Katalysator wurde durch Filtration durch Kieselguhr entfernt und das Lösungsmittel wurde unter Vakuum entfernt und ergab das Produkt als einen fast weissen, kristallinen Feststoff (5,2g, 95%). MS: m/z (MH) = 304.
- Beschreibung 3
- 1-Acetyl-2,3,5,6,7,8-hexahydro-8-oxo-benz[⨍]indol (D3)
- 4,8g, 15,7 Isobutyl-4-(1-acetylindolin-5-yl)butanoat (D2, mmol) wurde mit PPA (50g) bedeckt und bei 130°C 40 min. lang gerührt. Nach Abkühlung wurde das Gemisch mit Eis behandelt (200g) und mit festem K2CO3 auf pH 9 gebracht. Die resultierende Suspension wurde mit DCM extrahiert (2 × 200 ml) und die kombinierten organischen Phasen wurden über MgSO4 getrocknet, filtriert und bis zur Trockenheit unter Vakuum aufkonzentriert. Filtration durch Silicagel, Elution mit mit EtOAc/Hexan 1:1, gefolgt von EtOAc/DCM 1:1 gab einen blaßgelben Feststoff (2,6 g, 72%).
MS: m/z (MH) = 230. 1H-NMR (250 mHz, CDCl3): δ (ppm, 2:1 Gemisch aus zwei Rotameren): 8,73 (s, 0,66H), 7,75 (s, 0,33H), 7,13 (s, 0,33H), 7,06 (s, 0,66H), 4,14–4,03 (m, 2H), 3,20 (t, 1,33H), 3,08 (t, 0,66H), 2,90 (t, 2H), 2,63 (t, 2H), 2,49 (s, 1H), 2,23 (s, 2H), 2,14–2,04 (m, 2H). - Beschreibung 4
- 1-Acetyl-2,3-dihydro-8-(4-methylpiperazin-1-yl)-benz[⨍]indol (D4)
- Eine Lösung von 1-Acetyl-2,3,5,6,7,8-tetrahydro-8-oxo-benz[⨍]indol (D3, 1,0g, 4,4 mmol) in N-methyl-piperazin (50ml) wurde unter starkem Rückfluss 72 h lang erhitzt. Das Piperazin wurde unter Vakuum entfernt, und es ergab sich ein blaßgelber Feststoff, der in α-Methylnaphtalin gelöst wurde, mit 10% Pd/C behandelt wurde, und unter starkem Rückfluss unter Argon 1 h lang erhitzt wurde. Nach Abkühlung wurde die Lösung mit DCM verdünnt und durch Kieselguhr filtriert. Die organische Phase wurde mit 1M HCl extrahiert (3 x 50 ml), und die kombinierten wässrigen Phasen wurden mit festem K2CO3 auf pH 9 gebracht. Extraktion der wässrigen Phase mit DCM (3 × 50 ml), gefolgt von Trocknen über MgSO4, Filtration, Aufkonzentration bis zur Trockenheit unter Vakuum und Flash-Chromatographie des Rückstandes, mit Eluieren mit DCM/MeOH 9:1, ergab einen blaßgelben, kristallinen Feststoff (355 mg, 22%).
MS: m/z (MH) = 310. 1H-NMR (250 MHz, CDCl3): δ (ppm, 5:1 Gemisch aus Rotameren, Hauptrotamer): 8,94 (s, 1H), 7,57 (s, 1H), 7,41 (d, 1H), 7,29 (t, 1H), 7,03 (d, 1H), 4,21 (t, 2H), 3,30 (t, 2H), 3,17 (br. s, 4H), 2,80 (br. s, 4H), 2,44 (s, 3H); 2,31 (s, 3H). - Beschreibung 5
- 2,3-Dihydro-8-(4-methylpiperazin-1-yl)-benz[⨍]indol (D5)
- Eine Lösung von 1-Acetyl-2,3-dihydro-8-(4-methylpiperazin-1-yl)-benz[⨍]indol (D4, 355 mg, 1,14 mmol) in 2M HCl (30 ml) wurde unter Rückfluss 90 Minuten lang erhitzt, dann abgekühlt und mit festem K2CO3 auf pH 9 gebracht. Extraktion der wässrigen Phase mit DCM (3 × 50 ml), gefolgt von Trocknen über MgSO4, Filtration und Aufkonzentrieren bis zur Trockenheit unter Vakuum ergab einen blaßgelben kristallinen Feststoff (266 mg, 87%).
MS: m/z (MH) = 268. 1H-NMR (250MHz, CDCl3): δ (ppm): 7,51 (s, 1H), 7,37 (d, 1H), 7,22 (s, 1H), 7,13 (t, 1H), 7,00 (d, 1H), 4,08 (br,s, 1H), 3,64 (t, 2H), 3,17 (t, 2H), 3,10 (br,s, 4H), 2,68 (br.s, 4H), 2,41 (s, 3H). - Beispiel 1 2,3-Dihydro-1-(4-trifluormethylbenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol (E1)
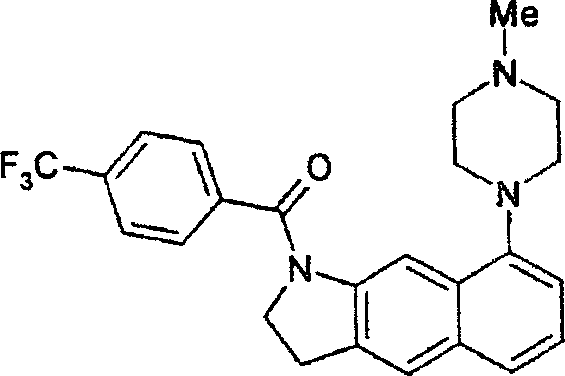
- Eine gerührte Lösung von 4-Trifluormethylbenzoesäure (54 mg, 0,30 mmol), HOBt (Hydroxybenztriazol) H2O (38 mg, 0,30 mmol) und 2,3-Dihydro-8-(4-methylpiperazin-1-yl)benz[⨍]indol (D5, 40 mg, 0,15 mmol) in DMF (3ml) wurde mit Polystyrylmethylcyclohexylcarbodiimid behandelt (233 mg Harz, 0,32 mmol) und bei 60°C 72 h lang erhitzt. Nach Abkühlung und Filtration wurde die Lösung auf eine (Festphasen-Kationen-Austauscher) SCX-Säule überführt, mit MeOH, gefolgt von DCM gewaschen. Das Produkt wurde mit 1 M methanolischem Ammoniak eluiert. Die Aufkonzentration unter Vakuum ergab ein blasses, braunes Glas, das durch Behandlung mit 1M HCl in Et2O in das HCl-Salz umgewandelt wurde, und ergab einen blassen, braunen Feststoff (20 mg, 28%).
MS: m/z (MH) = 440. 1H NMR (250 MHz, CDCl3, frei Base): δ(ppm): 9,00 (s, 1H), 7,75 (br. s, 4H), 7,64 (s, 1H), 7,44 (d, 1H), 7,28 (d, 1H), 7,04 (dd, 1H), 4,05 (br. s, 2H), 3,27 (t, 2H), 3,21 (br. s, 4H), 2,79 (br. s, 4H), 2,34 (s, 3H). - Beispiel 2
- 2,3-Dihydro-l-(2,4-dichlorbenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol (E2)
- Die Titelverbindung wurde aus 2,4-Dichlorbenzoesäure und 2,3-Dihydro-8-(4-methylpiperazin-1-yl)benz[f]indol (D5, 40 mg, 0,15 mmol), entsprechend der Vorgehensweise für Beispiel 1 hergestellt, und es ergab sich ein lederfarbener Feststoff (51 mg, 71%).
MS: m/z (MH) = 440/442. 1H NMR (250MHz, CDCl3, freie Base): δ (ppm): 9,06 (s, 1H), 7,64 (s 1H), 7,49–7,25 (m, 5H), 7,05 (d, 1H), 3,93 (br. s, 2H), 3,28 (t, 2H), 3,20 (br. s, 4H), 2,81 (br. s, 4H), 2,42 (s, 3H). - Beispiel 3
- 2,3-Dihydro-1-(4-ethoxybenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol (E3)
- Die Titelverbindung wurde aus 4-Ethoxybenzoesäure und 2,3-Dihydro-8-(4-methylpiperazin-1-yl)benz[⨍]indol (D5, 40 mg, 0,15 mmol), entsprechend der Vorgehensweise für Beispiel 1 hergestellt, und es ergab sich ein lederfarbener Feststoff (54 mg, 80%).
MS: m/z (MH) = 416. 1H NMR (250 MHz, CDCl3) δ (ppm): 7,63 (d, 2H), 7,61 (d, 1H), 7,41 (d, 1H), 7,27 (t, 1H), 6,99 (d, 1H), 6,92 (d, 2H), 4,20 (t, 2H), 4,09 (n, 2H), 3,24 (t, 2H), 2,98 (br. s, 4H), 2,50 (br. s, 4H), 2,35 (s, 3H), 1,45 (t, 3H), ein aromatisches CH wurde nicht beobachtet. - Beispiel 4
- 2,3-Dihydro-1-(5-chlorthiophen-2-carbonyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol (E4)
- Die Titelverbindung wurde aus 5-Chlorthiophen-2-carbonsäure und 2,3-Dihydro-8-(4-methylpiperazin-1-yl)benz[⨍]indol (D5, 40 mg, 0,15 mmol) entsprechend der Vorgehensweise für Beispiel 1 hergestellt, und es ergab sich ein lederfarbener Feststoff (44 mg, 66%).
MS: m/z (MH) = 411/413. 1H NMR (250 MHz, CDCl3): δ (ppm): 8,65 (br. s, 1H), 7,63 (s, 1H), 7,42 (d, 1H), 7,41 (d, 1H), 7,31 (t, 1H), 7,05 (d, 1H), 6,94 (d, 1H), 4,40 (t, 2H), 3,35 (t, 2H), 3,12 (br. s, 4H), 2,70 (br. s, 4H), 2,42 (s, 3H).
Claims (10)
- Verbindung der Formel (I) oder ein pharmazeutisch verträgliches Salz davon:in welcher X N oder CH ist; R2 ein Wasserstoffatom oder ein C1–6-Alkylrest ist; und R1 aus einem Rest der Formel (i) oder (ii) ausgewählt ist Rest der Formel (i)
 wobei P1 eine Phenyl-, Naphthylgruppe, ein 5- oder 6-gliedriger Heteroarylring, welcher 1 bis 3 aus Sauerstoff, Stickstoff und Schwefel ausgewählte Heteroatome enthält, oder ein Benzo-kondensierter Heteroarylring ist, welcher 1 bis 3 aus Sauerstoff, Stickstoff und Schwefel ausgewählte Heteroatome enthält; Ra ein Halogenatom, ein C1–6-Alkyl-, C3-6-Cycloalkylrest, eine Gruppe CF3, ein C1–6-Alkoxyrest, eine Gruppe OCF3, eine Hydroxy-, Cyano-, Nitrogruppe, ein Hydroxy-C1–6-alkyl-, COC1–6-Alkylrest, ein Rest CO2R5, SO2R5, NR5R6, CONR5R6 oder SO2NR5R6 ist, wobei R5 und R6 unabhängig ein Wasserstoffatom oder ein C1–6-Alkylrest sind; n 0, 1, 2 oder 3 ist; Rest der Formel (ii)
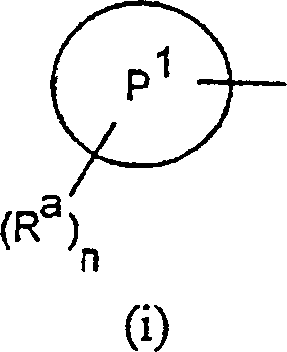 in welcher P2 und P3 unabhängig wie vorstehend P1 definiert sind; Rb und Rc unabhängig wie vorstehend Ra definiert sind; p und q unabhängig wie vorstehend n definiert sind.
- Verbindung gemäß Anspruch 1, in welcher R1 ein Rest der Formel (i) ist, wobei P1 eine Phenylgruppe ist.
- Verbindung gemäß Anspruch 1 oder 2, in welcher R2 ein Wasserstoffatom oder eine Methylgruppe ist.
- Verbindung gemäß einem der vorstehenden Ansprüche, in welcher X N ist.
- Verbindung gemäß Anspruch 1, nämlich: 2,3-Dihydro-1-(4-trifluormethylbenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol, 2,3-Dihydro-1-(2,4-dichlorbenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol, 2,3-Dihydro-1-(4-ethoxybenzoyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol, 2,3-Dihydro-1-(5-chlorthiophen-2-carbonyl)-8-(4-methylpiperazin-1-yl)benz[⨍]indol oder ein pharmazeutisch verträgliches Salz davon.
- Verfahren zur Herstellung einer Verbindung der Formel (I) nach Anspruch 1 oder eines pharmazeutisch verträglichen Salzes davon, welches umfasst Kuppeln einer Verbindung der Formel (II):in welcher R1 wie in Formel (I) definiert ist, und L ein aktivierter Carbonsäurerest ist, mit einer Verbindung der Formel (III):
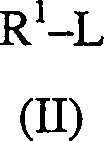 in welcher X und R2 wie in Formel (I) definiert sind und gegebenenfalls nachfolgend: – Entfernen jeglicher Schutzgruppen; – Bilden eines pharmazeutisch verträglichen Salzes.

- Verbindung nach einem der Ansprüche 1 bis 5 zur Verwendung in der Therapie.
- Verbindung nach einem der Ansprüche 1 bis 5 zur Verwendung in der Behandlung von Depression.
- Arzneimittel, welches eine Verbindung nach einem der Ansprüche 1 bis 5 oder ein pharmazeutisch verträgliches Salz davon und einen pharmazeutisch verträglichen Träger oder Exzipienten umfasst.
- Verwendung einer Verbindung nach einem der Ansprüche 1 bis 5 oder eines pharmazeutisch verträglichen Salzes davon bei der Herstellung eines Medikaments zur Behandlung oder Prophylaxe von Erkrankungen oder Störungen, in welchen ein Ligand mit Affinität für 5-HT1-Rezeptoren heilsam ist.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| GB9926301 | 1999-11-05 | ||
| GBGB9926301.4A GB9926301D0 (en) | 1999-11-05 | 1999-11-05 | Novel compounds |
| PCT/EP2000/010913 WO2001032647A2 (en) | 1999-11-05 | 2000-11-02 | Benz`f!indoles for use in the treatment of 5ht receptor related disorders |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| DE60003214D1 DE60003214D1 (de) | 2003-07-10 |
| DE60003214T2 true DE60003214T2 (de) | 2004-04-29 |
Family
ID=10864070
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE60003214T Expired - Fee Related DE60003214T2 (de) | 1999-11-05 | 2000-11-02 | Benz[f]indole zur verwendung in der behandlung von 5ht-rezeptor relatierten störungen |
Country Status (7)
| Country | Link |
|---|---|
| EP (1) | EP1226120B1 (de) |
| JP (1) | JP2003513086A (de) |
| AT (1) | ATE242212T1 (de) |
| DE (1) | DE60003214T2 (de) |
| ES (1) | ES2199888T3 (de) |
| GB (1) | GB9926301D0 (de) |
| WO (1) | WO2001032647A2 (de) |
Family Cites Families (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| ATE201403T1 (de) * | 1993-03-16 | 2001-06-15 | Pfizer | Naphtalinderivate |
-
1999
- 1999-11-05 GB GBGB9926301.4A patent/GB9926301D0/en not_active Ceased
-
2000
- 2000-11-02 DE DE60003214T patent/DE60003214T2/de not_active Expired - Fee Related
- 2000-11-02 WO PCT/EP2000/010913 patent/WO2001032647A2/en not_active Ceased
- 2000-11-02 AT AT00987215T patent/ATE242212T1/de not_active IP Right Cessation
- 2000-11-02 JP JP2001534798A patent/JP2003513086A/ja active Pending
- 2000-11-02 EP EP00987215A patent/EP1226120B1/de not_active Expired - Lifetime
- 2000-11-02 ES ES00987215T patent/ES2199888T3/es not_active Expired - Lifetime
Also Published As
| Publication number | Publication date |
|---|---|
| DE60003214D1 (de) | 2003-07-10 |
| WO2001032647A2 (en) | 2001-05-10 |
| EP1226120B1 (de) | 2003-06-04 |
| ATE242212T1 (de) | 2003-06-15 |
| ES2199888T3 (es) | 2004-03-01 |
| JP2003513086A (ja) | 2003-04-08 |
| EP1226120A2 (de) | 2002-07-31 |
| GB9926301D0 (en) | 2000-01-12 |
| WO2001032647A3 (en) | 2001-12-13 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE60207815T2 (de) | 1-aryl-oder 1-alkylsulfonylbenzazol-derivate als 5-hydroxytryptamin-6 liganden | |
| DE60303381T2 (de) | Neue indolylpiperidin-derivate als potente antihistaminische und antiallergische mittel | |
| DE60008262T2 (de) | Piperazinderivate als 5-ht1b antagonisten | |
| DE69833073T2 (de) | CCR-3-Rezeptor-Antagonisten | |
| DE69615376T2 (de) | Piperazin-derivate als heilmittel | |
| DE69603240T2 (de) | Neue deazapurinderivate; eine neue klasse von crf1-spezifischen liganden | |
| DE602004009294T2 (de) | Benzimidazol- und imidazopyridin-derivate mit einer affinität zur melanocortin-rezeptoren zur verwendung als medikamente | |
| DE69008012T2 (de) | 4-Fluorbenzolderivate, Herstellungsverfahren und diese enthaltende pharmazeutische Zusammensetzungen. | |
| DE69010232T2 (de) | 2-(1-Piperazinyl)-4-phenylcycloalkanpyridin-Derivate, Verfahren zu deren Herstellung und pharmazeutische Zusammensetzungen, die sie enthalten. | |
| DE69921351T2 (de) | 4-Aroyl-Piperidin-CCR-3 Rezeptorantagonisten III | |
| DE60204349T2 (de) | 4-(1,3,4-thiadiazolyl-2-yl)-1,4-diazabicyclo- 3.2.2 nonanderivate, ihre herstellung und ihre therapeutische verwendung | |
| DE69819903T2 (de) | Bicyclische verbindungen als liganden der 5-ht1 rezeptoren | |
| EP0736525B1 (de) | Benzonitrile als 5-HT Agonisten und Antagonisten | |
| DE3889133T2 (de) | N-Heterocyclische N-(4-Piperidyl)-amide. | |
| DE60119982T2 (de) | Heterozyklylalkylindole oder -azaindole als 5-hydroxytryptamine-6 liganden | |
| DE69833748T2 (de) | Benzocycloheptha-thiophen verbindungen | |
| WO1998023619A1 (de) | Neue substituierte pyrazolderivate zur behandlung von herzkreislauferkrankungen | |
| EP1140898B1 (de) | Amid- und harnstoffderivate als 5-ht reuptakeinhibitoren und als 5-ht1b/1d liganden | |
| DE60017446T2 (de) | Isochinolin- und Chinazolinderivate mit kombinierter 5-HT1A-, 5-HT1B- und 5-HT1D- Rezeptoraffinität | |
| DE69525063T2 (de) | 1,2-ethandiolderivat oder dessen salz enthaltender potentiator der aktivität des nervenwachstumsfaktors | |
| DE69529619T4 (de) | Pyrimidinylpyrazolderivative | |
| DE69922594T2 (de) | Indazol-Derivate als 5-HT1F agonists | |
| DE60213851T2 (de) | Ringannelierte pyrazolderivate | |
| DE60203820T2 (de) | Pyridinderivate als nmda-rezeptorliganden | |
| EP0089028B1 (de) | Neue Theophyllin-Derivate und Verfahren zu ihrer Herstellung |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 8364 | No opposition during term of opposition | ||
| 8339 | Ceased/non-payment of the annual fee |