-
Querverweis auf verwandte
Anmeldungen
-
Diese Anmeldung beansprucht die Priorität der vorläufigen U.S.-Anmeldung
Ser. Nr. 60/122 997, eingereicht am 05. März 1999, und der vorläufigen U.S.-Anmeldung
Ser. Nr. 60/122 998, eingereicht am 05. März 1999.
-
Gebiet der
Erfindung
-
Kombinationen aus einem Inhibitor
für das
Angiotensin-umwandelnde Enzym und einem Epoxy-steroidalen Aldosteron-Rezeptorantagonisten
werden zur Verwendung bei der Behandlung von Kreislaufstörungen, mit
Einschluss von kardiovaskulären
Erkrankungen, wie Herzinsuffizienz, Bluthochdruck und kongestive
Herzinsuffizienz beschrieben. Von besonderem Interesse sind Therapien,
bei denen als Epoxy-steroidale Aldosteron-Rezeptorantagonisten-Verbindung
Eplerenon in Kombination mit einem Inhibitor für das Angiotensin-umwandelnde
Enzym verwendet wird.
-
Hintergrund der Erfindung
-
Myokard- (oder Herz)-Versagen (bzw.
-Insuffizienz) stellt, ob es nun die Konsequenz von vorhergegangenen(m)
Myokardinfarkt(en), von einer mit Bluthochdruck einhergehenden Herzerkrankung
oder einer primären
Kardiomyopathie ist, ein Hauptgesundheitsproblem von weltweitem
Umfang dar. Das Auftreten eines symptomatischen Herzversagens hat
im Verlauf der letzten mehreren Dekaden stetig zugenommen.
-
Klinisch ausgedrückt, besteht eine dekompensierte
Herzinsuffizienz aus einer Konstellation von Zeichen und Symptomen,
die von gestauten Organen und hyperdurchströmten Geweben herrühren, um
das kongestive Herzinsuffizienz(CHF)-Syndrom zu bilden. Die Stauung
wird zum großen
Teil durch einen erhöhten
venösen
Druck und durch eine inadäquate
Natrium (Na+)-Sekretion, bezogen auf das mit der Nahrung
zugeführte Na+, bewirkt, und sie steht in wichtiger Beziehung
zu den zirkulierenden Gehalten von Aldosteron (ALDO). Eine abnormale
Retention von Na+ erfolgt auf dem Wege über die
tubulären
epithelialen Zellen durch das Nephron hindurch, mit Einschluss des
späteren
Teils des distalen Tubus und der kortikalen Kollektorkanäle, wo die
ALDO-Rezeptorstellen vorhanden sind.
-
ALDO ist das stärkste Mineralcorticoidhormon
des Körpers.
Wie aus der Bezeichnung Mineralcorticoid hervorgeht, hat dieses
Steroidhormon eine Mineral-regulierende Aktivität. Es fördert die Na+-Reabsorption nicht
nur in der Niere, sondern auch aus dem unteren gastrointestinalen
Trakt und den Speichel- und Schweißdrüsen, die alle klassische, auf
ALDO reagierende Gewebe darstellen. Das ALDO reguliert auch die
Na+- und Wasserresorption auf Kosten der
Kalium (K+)- und Magnesium (Mg2+)-Exkretion.
-
Das Aldosteron spielt eine wichtige
Rolle bei der Pathophysiologie des Herzversagens (HF) (Dzau VJ, Colucci
WS, Hollenberg NK, Williams GH, Relation of the renin-angiotensinaldosterone
system to clinical state in congestive heart failure. Circulation
1981; 63 (3): 645– 651).
Das Aldosteron fördert
die Natriumretention, den Magnesium- und Kaliumverlust (was zu Arrhythmien
und plötzlichem
Herztod beiträgt),
die sympathische Aktivierung und die parasympathische Hemmung, die
myokardiale und vaskuläre
Fibrose, die Barorezeptor-Dysfunktion, eine verschlechterte arterielle
Compliance und eine vaskuläre
Schädigung
(Wang W., Chronic administration of aldosterone depresses barorepeptor
reflex function in the dog. Hypertension 1994; 24(5): 571–575). Chronische
Erhöhungen
der Werte des zirkulierenden Aldosterons führen zu einer Bildung von fibrösem Gewebe
in dem Herzen und den Gefäßen, was
zu progressivem HF beiträgt.
(Weber KT, et al., Collagen in the hypertrophied pressureoverloaded
myocardium. Cir 1987; 75: 140–147).
Eine Erhöhung
der myokardialen Kollagenproduktion und eine darauffolgende linksventrikuläre (LV)
Hypertrophie führt
zu einer Myokardsteife, zu einer reduzierten ventrikulären und
vaskulären
Compliance, einer verschlechterten diastolischen Füllung, einer
diastolischen und systolischen Dysfunktion, Ischämie, und schließlich zu
HF. Eine myokardiale Fibrose kann auch zu Arrhythmien und zu plötzlichem
Tod führen.
Das Aldosteron blockiert die myokardiale Norepinephrin-Aufnahme,
es erhöht
das Plasma-Norepinephrin und es fördert die ventrikuläre ektopische
Aktivität.
(Struthers AD, Aldosterone escape during ACE inhibitor therapy in
chronic heart failure. Eur Heart J 1995; 16 (Suppl N): 103–106; Struthers
AD., Aldosterone escape during angiotensin-converting enzyme inhibitor
therapy in chronic heart failure. J Cardiac Failure 1996; 2(1):
47–54).
Das Alodsteron beeinträchtigt
die Barorezeptorfunktion und bewirkt cerebrale und renale Gefäßschäden sowie
eine endotheliale Dysfunktion (Struthers AD., Aldosterone escape
during ACE inhibitor therapy in chronic heart failure. Eur Heart
J 1995; 16 (Suppl N): 103–106).
Es ist auch gezeigt worden, dass das Aldosteron die Plasminogen-Aktivatorinhibitorwerte
erhöht und
dadurch eine Fibrinolyse hemmen kann.
-
Das ALDO kann auch Reaktionen in
nicht-epithelialen Zellen hervorrufen. Hervorgerufen durch eine chronische
Erhöhung
des Plasma-ALDO-Spiegels, der gegenüber der Na+-Aufnahme durch die
Nahrung unangemessen ist, können
diese Reaktionen nachteilige Konsequenzen auf die Struktur des kardiovaskulären Systems
haben. Daher kann das ALDO zu der progressiven Natur des Myokardinfarkts
aus mehreren Gründen beitragen.
-
Mehrere Faktoren regulieren die ALDO-Synthese
und den Stoffwechsel, und viele davon sind bei Patienten mit Myokardversagen
wirksam. Diese schließen
Renin- sowie nicht-Reninabhängige
Faktoren (z. B. K+, ACTH) ein, die die ALDO-Synthese
fördern.
Der Leberblutfluss trägt
durch Regulierung der Clearence des zirkulierenden ALDO dazu bei,
seine Plasmakonzentration zu bestimmen, die ein wichtiger Faktor
beim Herzversagen, charakterisiert durch eine Veringerung des Herz-Outputs
und des hepatischen Blutflusses, ist.
-
Das Renin-Angiotensin-Aldosteron-System
("RAAS") ist einer der hormonellen
Mechanismen, der bei der Regulierung der Druck/Volumen-Homöostase und
auch bei der Entwicklung von Bluthochdruck, einem Vorläuferzustand,
involviert beim Fortschreiten von schwerwiegenderen kardiovaskulären Erkrankungen,
wie kongestive Herzinsuffizienz, beteiligt ist. Die Aktivierung
des Renin-Angiotensin-Aldosteron-Systems beginnt mit der Sekretion
des Enzyms Renin aus den juxtaglomerulären Zellen in der Niere. Das
Enzym Renin wirkt auf ein natürlich
vorkommendes Substrat, das Angiotensinogen, um ein Decapeptid, Angiotensin
I, freizusetzen. Dieses Decapeptid wird durch das Angiotensin-umwandelnde
Enzym ("ACE") gespalten, wodurch
ein Octapeptid, Angiotensin II, die primäre aktive Spezies dieses Systems,
zur Verfügung
gestellt wird. Dieses Octapeptid, Angiotensin II, ist ein starker
Vasokonstriktor, und es führt
auch zu anderen physiologischen Effekten, wie einer Stimulierung
der Aldosteronsekretion, einer Förderung
der Natrium- und Fluidretention, einer Hemmung der Reninsekretion,
einer Erhöhung
der Aktivität
des sympathischen Nervensystems, einer Stimulierung der Vasopressinsekretion,
einer Bewirkung eines positiven inotropischen Herzeffekts und einer
Modulierung anderer hormoneller Systeme.
-
Eine Minimierung eines Hyperaldosteronismus
als Basis für
die Optimierung der Behandlung eines Patienten ist betont worden.
Viele Ärzte
haben angenommen, dass die Hemmung des Renin-Angiotensin-Aldosteron-Systems
(RAAS) durch einen Inhibitor des Angiotensinumwandelnden Enzyms
(ACE-I) eine Aldosteronbildung verhindern würde. Jedoch haben zunehmende
Beweise nahegelegt, dass das ACE-I die Aldosteronwerte nur zeitweilig
unterdrückt
(Struthers AD., Aldosterone escape during angiotensin-converting
enzyme inhibitor therapy in chronic heart failure. J Cardiac Failure
1996; 2(1): 47–54).
Die Plasma-Aldosteronwerte nehmen am Anfang mit einer ACE-I-Behandlung
zwar ab, kehren aber nach drei bis sechs Monaten einer ACE-I-Therapie,
trotz einer guten Befolgung bei fortgesetzter Arzneimittelverabreichung
wieder zu Vorbehandlungswerten zurück (Staessen J, Lijnen P, Fagard
R, Verschueren LJ, Amery A. Rise in plasma concentration of aldosterone
during long-term angiotensin II suppression. J Endocr 1981; 91:
457–465).
Dieses Phänomen ist
als Aldosteron"entweichen" bekannt, obgleich
es andere wichtige Determinanten der Aldosteronfreisetzung, wie
das Serumkalium, gibt (Pitt B., "Escape" of aldosterone production
in patients with left ventricular dysfunction treated with an angiotensin
converting enzyme inhibitor: implications for therapy. Cardiovascular
Drugs and Therapy 1995; 9: 145–149).
-
Versuche, den ALDO-Rezeptorantagonismus
sowohl bei Patienten, die mit herkömmlichen diuretischen Programmen
behandelt worden waren, und bei Patienten, die mit Inhibitoren des
Angiotensin-umwandelnden Enzyms (ACE) behandelt worden waren, waren
oftmals auf kleine Dosierungen des ACE-Inhibitors wegen einer orthostatischen
Hypotonie beschränkt.
Solche Patienten können
ein Wiederauftreten der Herzversagenssymptome zeigen, die wahrscheinlich
mit Erhöhungen
der Plasma-ALDO-Spiegel in Verbindung stehen.
-
Die Blockade des Aldosterons mit
ACE-I hat sich dahingehend erwiesen, dass sie einen günstigen
Effekt auf das Überleben
und die Hospitalisierung von Patienten mit HF hat. Bei einer CONSENSUS-Untersuchung
(Cooperative North Scandinavian Enalapril Survival Study) wurde
bei Patienten mit schwerer HF (NYHA Klasse IV), behandelt mit Enalapril
(ein ACE-I) plus Diuretika, im Vergleich zu Placebo plus Diuretika
die Mortalität
nach einem Jahr um 31% verringert. Gemäß der CONSENSUS-Studie hatten
Patienten mit hohen Basisniveau-Plasma-Aldosteronwerten eine höhere Mortalität als Patienten
mit niedrigen Basisniveauwerten. Bei der Gruppe, die mit Enalapril
behandelt worden war, war die Mortalität nur in der Gruppe mit Basisniveau-Aldosteron-Plasmagehalten
oberhalb des Mittelwerts verringert worden. In der Gruppe, wo die
Basisniveau-Aldosteron-Plasmagehalte unterhalb des Mittelwerts lagen,
wurde kein Unterschied gegenüber
dem Placebo hinsichtlich der Mortalität beobachtet (Swedberg K, Eneroth
P, Kjekshus J, Wilhelmsen L. Hormones regulating cardiovascular
function in patients with severs congestive heart failure and their
relation to mortality. CONSESUS Trial Study Group. Circulation 1990;
82(5): 1730–1736).
-
Aldosteron-Rezeptorantagonisten wirken
direkt durch Blockierung der Wirkungsstelle des Aldosterons. Aldosteron-Rezeptorblockierungsmittel
sind wegen der Möglichkeit
einer schweren Hyperkalämie
nicht im weiten Umfang zusammen mit ACE-I verwendet worden. Bei
einer randomisierten Aldacton-Bewertungsstudie (RALES) hat jedoch
die Zugabe von Spironolacton mit 25 mg täglich, eine Dosis, die weder
diuretisch noch hämodynamisch
ist, zu der Standardtherapie (ACE-I und Schleifendiuretikum, mit
oder ohne Digoxin) bei der Behandlung von Patienten mit schwerer
HF (NYHA Klasse III oder IV) zu einer Risikoverringerung von 30% für die gesamte
bewirkte Mortalität
im Vergleich zu Patienten ergeben, die mit der Standardtherapie
plus Placebo (p < 0,001)
behandelt worden waren. Auch mit Spironolacton behandelten Patienten
hatten eine um 35% niedrigere Frequenz der Hospitalisierung infolge
einer Verschlechterung von HF als im Falle von Placebo-Patienten
(Pitt B, Zannad F, Remme WJ, Cody R, Castaigne A, Perez A, Palensky
J, Wittes J, for the Randomized Aldactone Evaluation Study Investigators.
The effect of spironolactone on morbidity and mortality in patients with
severe heart failure. N Engl J Med 1999; 341(10): 709–717). Es
sollte betont werden, dass diese Verbesserungen der Mortalität und der
Morbidität
stattfanden, als Spironolacton der Standardtherapie hinzugefügt wurde,
die ACE-I einschloss. Mit Spironolacton behandelte Patienten hatten
eine mittlere Erhöhung
der Serumkalium-Konzentration, die im Vergleich zu mit Placebo behandelten
Patienten statistisch, aber nicht klinisch signifikant war.
-
Patienten, die einen akuten Myokardinfarkt
(AMI) erleiden, entwickeln oftmals HF und darauffolgenden Tod. Es
ist gezeigt worden, dass eine Blockierung von RAAS durch ACE-I bei
solchen Patienten insgesamt die bewirkte Mortalität verringert.
Bei einer Studie über
die Wirksamkeit von Ramipril beim akuten Infarkt (AIRE) hat die
Verabreichung eines ACE-I an Patienten mit klinischen Anzeichen
von HF zu jedem beliebigen Zeitpunkt nach einem AMI zu einer Verringerung
des Risikos von 27% der insgesamt bewirkten Mortalität im Vergleich
zu dem Placebo (p = 0,002) geführt
(The Acute Infarction Ramipril Efficacy (AIRE) Study Investigators. Effect
of ramipril on mortality and morbidity of survivors of acute myocardial
infarction with clinical evidence of heart failure. Lancet 1993;
342: 821–828).
Weiterhin bestand eine 23%ige Verringerung des Risikos bei behandelten
Patienten, schweres resistentes HF zu entwickeln im Vergleich zu
dem Placebo (p = 0,017) (Cleland JGF, Erhardt L, Murray F, Hall
AS, Ball SG. Effect of ramipril on morbidity and mode of death among
survivors of acute myocardial infarction with clinical evidence
of heart failure: a report from the AIRE Study Investigators. Eur
Heart J 1997; 18: 41–51).
Bei einer Langzeit (drei Jahre)-Überwachung
der AIRE-Patienten (AIREX) haben Hall et al. gefunden, dass mit
einem ACE-I behandelte Patienten eine Verringerung der gesamten
bewirkten Mortalität
von 36% im Vergleich zu dem Placebo (p = 0,002) hatten, was darauf
hinweist, dass eine Hemmung von RAAS nach AMI nicht nur einen signifikanten
Einfluss auf das Überleben
ausübt,
sondern auch einen Langzeiteffekt hat (Hall AS, Murray GD, Ball
SG on behalf of the AIREX-Study Investigators. Follow-up study of
patients randomly allocated ramipril or placebo for heart failure
after acute myocardial infarction: AIRE Extension (AIREX) Study.
Lancet 1997; 349(9064): 1493–1497).
In einer anderen Nach-MI-Studie (Trandolapril Cardiac Evaluation
study, TRACE) hatten Patienten mit einer LV-Dysfunktion 2 bis 6
Tage nach der MI, die mit ACE-I behandelt worden waren, eine relative
Verringerung des Todesrisikos von 18% im Vergleich zu dem Placebo
(p = 0,001) und eine Verringerung von 29% im Vergleich zu dem Placebo
hinsichtlich des Risikos des Fortschreitens zu schwerem HF (p =
0,003) (Kober L, Torp-Pedersen C, Carlsen JE, Bagger H, Eliasen
P, Lyngborg K, Videbæk
J, Cole DS, Auclert L, Pauly NC, Aliot E, Persson S, Camm AJ for
the Trandolapril Cardiac Evaluation (TRACE) Study Group. N Engl
J Med 1995; 333: 1670–1676;
Torp-Pedersen C, Kober L, Carlsen J on behalf of the TRACE Study
Group. Angiotensin-converting enzyme inhibition after myocardial
infarction: the irandolapril cardiac evaluation study. Am Heart
J 1996; 132: 235– 243).
In einer Studie von Ramipril gegenüber Spironolacton haben Rodriguez
et al. gefunden, dass beide Arzneimittel eine ventrikuläre Dilatation
verhinderten und eine systolische Dysfunktion bei Patienten mit
verschlechterter Ejektionsfraktion nach AMI weiter verringern. Die
Ergebnisse dieser Studien legen nahe, dass die Zugabe eines Aldosteron-Rezeptorantagonisten
zu einem ACE-I bei Patienten im Anschluss an AMI die Moralität weiter
verringern wird (Rodriguez JA, Godoy I, Castro P, Quintana JC, Chavez
E, Corbalan R. A double-blind randomized placebo controlled study of
ramipril vs. spironolactone on left ventricular remodeling after
acute myocardial infarction. JACC 1997; Zusammenfassung 847-9: 133A).
-
Viele Arzneimittel, die Aldosteron-Rezeptoren
blockieren, und ihre Effekte beim Menschen sind bekannt. So ist
z. B. Spironolacton ein Arzneimittel, das auf das Mineralocorticoid-Rezeptorniveau durch
kompetitive Inhibierung der Aldosteronbindung wirkt. Diese steroidale
Verbindung ist zur Blockierung des Aldosteron-abhängigen Natriumtransports
im distalen Tubus der Niere verwendet worden um Ödeme zu verringern und essentielle
Hypertonie und primären
Hyperaldosteronismus zu behandeln [F. Mantero et al., Clin. Sci.
Mol. Med., 44–5
(Suppl 1), 219 s– 224
s (1973)]. Spironolacton wird auch üblicherweise für die Behandlung
von anderen Erkrankungen, die mit Hyperaldosteronämie einhergehen,
wie Leberzirrhose und kongestive Herzinsuffizienz, verwendet [F.
J. Saunders et al., Aldactone; Spironolactone: A Comprehensive Review,
Searle, New York (1978)]. Progressiv ansteigende Spironolacton-Dosierungen
von 1 mg bis 400 mg pro Tag [d. h. 1 mg/Tag, 5 mg/Tag, 20 mg/Tag]
wurden einem Spironolacton-intoleranten Patienten verabreicht um
mit Zirrhose einhergehender Aszites zu behandeln [P. A. Greenberger
et al., N. Eng. Reg. Aller Proc., 7(4), 343–345 (Jul–Aug, 1986)]. Es ist gefunden
worden, dass die Entwicklung einer Myokardfibrose gegenüber den
zirkulierenden Werten sowohl von Angiotensin II, als auch von Aldosteron
empfindlich ist, und dass der Aldosteron-Antagonist Spironolacton
im Tiermodell eine Myokardfibrose verhindert, wodurch Aldosteron
mit einer überschüssigen Kollagenabscheidung
verknüpft
wird [D. Klug et al., Am. J. Cardiol., 71 (3), 46A–54A (1993)].
Es ist gezeigt worden, dass Spironolacton Fibrose im Tiermodell,
ungeachtet der Entwicklung einer Linksventrikulärhypertrophie und des Vorhandenseins
eines Bluthochdrucks, verhindert [C. G. Brilla et al., J. Mol. Cell.
Cardiol., 25 (5), 563–575
(1993)]. Spironolacton in einer Dosierung im Bereich von 25 mg bis
100 mg pro Tag wird dazu verwendet um diuretischinduzierte Hypokalämie zu behandeln,
wenn oral verabreichte Kaliumergänzungen
oder andere Kaliumdiäten
als unangemessen angesehen werden [Physicians' Desk Reference, 46. Aufl., S. 2153, Medical
Economics Company Inc., Montvale, N. J. (1992)].
-
Bisherige Studien haben gezeigt,
dass die Hemmung von ACE das Renin-Angiotensin-System durch im Wesentlichen eine vollständige Blockierung
der Bildung von Angiotensin II hemmt. Viele ACE-Inhibitoren sind
klinisch zur Kontrolle von Bluthochdruck verwendet worden. Während ACE-Inhibitoren
wirksam einen Bluthochdruck kontrollieren können, gibt es jedoch übliche Nebenwirkungen,
mit Einschluss von chronischem Husten, von Hautausschlägen, Verlust
des Geschmacksinns, von Proteinurie und Neutropenie.
-
Weiterhin werden, obgleich ACE-Inhibitoren
wirksam die Bildung von Angiotensin II blockieren, bei bestimmten
Patienten mit kardiovaskulären
Erkrankungen die Aldasteronwerte nicht gut kontrolliert. So ist
trotz einer weitergeführten
ACE-Hemmung bei Bluthochdruck-Patienten,
die Captopril erhalten haben, ein allmähliches Zurückkehren des Plasma-Aldosteron
auf die Basisniveauwerte beobachtet worden [J. Staessen et al., J.
Endocrinol., 91, 457–465
(1981)]. Ein ähnlicher
Effekt ist auch bei Patienten mit Myokardinfarkt beobachtet worden,
die Zofenopril erhalten haben [C. Borghi et al., J. Clin. Pharmacol.,
33, 40–45
(1993)]. Patienten, die an kardiovaskulären Erkrankungen leiden, werden
oftmals auf eine Diät
mit niedrigem Natriumgehalt gesetzt. Diese Diät kann eine Erhöhung der
Aldosteronproduktion bewirken und eine Erhöhung der Angiotensin-Rezeptoren,
die die Aldosteronsynthese stimuliert. So kann bei einem Patienten
mit niedriger Natriumdiät
ein Zustand von Hyperaldosteronismus, selbst in Gegenwart eines
ACE-Inhibitors, bewirkt werden. Dieses Phänomen ist als "Aldosteron-entweichen" bezeichnet worden.
Bei einer Seite-an-Seite-Behandlung von zwei Gruppen von Ratten
wurde gefunden, dass bei einer Gruppe, die mit Spironolacton subcutan
behandelt worden war, und bei einer anderen Gruppe, die mit Captopril
behandelt worden war, Spironolacton eine Fibrose bei der Gruppe
von Bluthochdruck-Ratten verhinderte [C. G. Brilla et al., J. Mol.
Cell. Cardiol., 25, 563–575
(1993)].
-
Eine weitere Reihe von Aldosteron-Rezeptorantagonisten
vom steroidalen Typ wird durch Epoxy-enthaltende Spironolacton-Derivate
beispielhaft angegeben. So beschreibt z. B. die US-PS Nr. 4 559
332 9α-,11α-Epoxy-enthaltende
Spironolacton-Derivate als Aldosteron-Antagonisten, die als Diuretika einsetzbar sind.
Diese 9α-,11α-Epoxysteroide
sind auf ihre endokrinen Effekte im Vergleich zu Spironolacton untersucht worden
[M. de Gasparo et al., J. Pharm. Exp. Ther., 240(2), 650–656 (1987)].
-
Kombinationen aus einem Aldosteron-Antagonisten
und einem ACE-Inhibitor sind zur Behandlung von Herzversagen untersucht
worden. Es ist bekannt, dass die Mortalität bei Patienten mit erhöhten Gehalten
von Plasma-Aldosteron höher
ist, und dass die Aldosteron-Spiegel in dem Maß zunehmen, wie das CHF von
der RAAS-Aktivierung fortschreitet. Eine routinemäßige Verwendung
eines Diuretikums kann weiterhin die Aldosteron-Spiegel erhöhen. ACE-Inhibitoren hemmen
die Produktion von Angiotensin II andauernd, üben jedoch nur einen milden
und zeitweiligen Anti-Aldosteron-Effekt aus.
-
Die Kombination eines ACE-Inhibitors
mit einem Spironolacton ist vorgeschlagen worden um eine wesentliche
Hemmung der gesamten RAAS zu erhalten. So ist z. B. eine Kombination
von Enalapril und Spironolacton ambulanten Patienten unter Überwachung
des Blutdrucks verabreicht worden [P. Poncelet et al., Am. J. Cardiol.,
65(2), 33K–35K
(1990)]. Bei einer Studie mit 90 Patienten wurde eine Kombination
von Captopril und Spironolacton verabreicht, und es wurde gefunden,
dass sie dazu wirksam ist, ein refraktäres CHF ohne ein schweres Auftreten
von Hyperkalämie
zu kontrollieren [U. Dahlstrom et al., Am. J. Cardiol., 71, 29A–33A (21.
Jan. 1993)]. Es wurde berichtet, dass Spironolacton, gemeinsam mit
einem ACE-Inhibitor verabreicht, bei 13 von 16 Patienten hochwirksam
war, die an einer kongestiven Herzinsuffizienz litten [A. A. van
Vliet et al., Am. J. Cardiol., 71, 21A–28A (21. Jan. 1993)]. Klinische
Verbesserungen sind bei Patienten berichtet worden, die eine Co-Therapie
von Spironolacton und dem ACE-Inhibitor
Enalapril erhalten hatten, obgleich dieser Bericht auch erwähnt, dass
kontrollierte Versuche benötigt
werden um die geringsten wirksamen Dosen zu bestimmen und um festzustellen,
welche Patienten am meisten von der kombinierten Therapie begünstigt wären [F.
Zannad, Am. J. Cardiol., 71(3), 34A–39A (1993)]. Die am 15. August
1996 veröffentlichte
PCT-Anmeldung Ser. Nr. US 96/01969 beschreibt eine Kombinationstherapie
eines ACE-Inhibitors und einer bezüglich der Nebenwirkung verringerten
Menge eines Aldosteron-Antagonisten, nämlich von Spironolacton, zur
Behandlung von kongestiver Herzinsuffizienz. Die am 15. August 1996
veröffentlichte
PCT-Anmeldung Ser. Nr. US 96/01764 beschreibt eine Kombinationstherapie
eines ACE-Inhibitors und einer hinsichtlich der Nebenwirkung verringerten
Menge eines Aldosteron-Antagonisten,
nämlich
von Spironolacton, und einem Diuretikum, wie einem Schleifendiuretikum,
zur Behandlung von kongestiver Herzinsuffizienz.
-
Kombinationen aus einem Angiotensin-II-Rezeptorantagonisten
und einem Aldasteron-Rezeptorantagonisten
sind bekannt. So beschreibt z. B. die am 25. Juni 1992 veröffentlichte
PCT-Anmeldung Nr. US91/09362 die Behandlung von Bluthochdruck unter
Verwendung einer Kombination aus einer Imidazol-enthaltenden Angiotensin
II-Antagonistenverbindung und einem Diuretikum, wie Spironolacton.
Die am 19. Dezember 1996 veröffentlichte
PCT-Anmeldung Ser. Nr. US96/09342 beschreibt die Behandlung von
kongestiver Herzinsuffizienz mit einer Kombination aus einem Angiotensin
II-Antagonisten und dem Aldosteron-Rezeptorantagonisten Spironolacton.
Die am 19. Dezember 1996 veröffentlichte
PCT-Anmeldung Ser. Nr. US96/08823 beschreibt die Behandlung von
Myokardfibrose mit einer Kombination aus einem Angiotensin II-Antagonisten und
dem Aldosteron-Rezeptorantagonisten Spironolacton. Die am 19. Dezember
1996 veröffentlichte
PCT-Anmeldung Ser. Nr. US96/09335 beschreibt die Behandlung von
kongestiver Herzinsuffizienz mit einer Kombination aus einem Angiotensin
II-Antagonisten
und dem Epoxy-steroidalen Aldosteron-Antagonisten Epoxymexrenon.
Die am 19. Dezember 1996 veröffentlichte
PCT-Anmeldung Ser. Nr. US96/08709 beschreibt die Behandlung von
Kardiofibrose mit einer Kombination aus einem Angiotensin II-Antagonisten
und dem Epoxy-steroidalen Aldosteron-Rezeptorantagonisten Epoxymexrenon.
-
Zusammenfassung
der Zeichnungsfiguren
-
Die 1-A zeigt
das Pulver-Röntgenbeugungsbild
von Form H von Eplerenon.
-
Die 1-B zeigt
das Pulver-Röntgenbeugungsbild
von Form L von Eplerenon.
-
Die 1-C zeigt
das Pulver-Röntgenbeugungsbild
des Methylethylketonsolvats von Eplerenon.
-
Die 2-A zeigt
das Differential-Scanning-Calorimetrie(DSC)-Thermogramm der nicht-gemahlenen Form
L, direkt aus Methylethylketon kristallisiert.
-
Die 2-B zeigt
das Differential-Scanning-Calorimetrie(DSC)-Thermogramm der nicht-gemahlenen Form
L, hergestellt durch Desolvatisierung eines Solvats, erhalten durch
Kristallisation von Eplerenon mit hoher Reinheit aus Methylethylketon.
-
Die 2-C zeigt
das Differential-Scanning-Calorimetrie(DSC)-Thermogramm der Form
L, hergestellt durch Kristallisieren eines Solvats aus einer Lösung von
Eplerenon mit hoher Reinheit in Methylethylketon, und Desolvatisierung
des Solvats zum Erhalt der Form L und anschließendes Vermahlen der resultierenden
Form L.
-
Die 2-D zeigt
das Differential-Scanning-Calorimetrie(DSC)-Thermogramm einer nicht-gemahlenen
Form H, hergestellt durch Desolvatisierung eines Solvats, erhalten
durch Aufschluss von Eplerenon mit niedriger Reinheit aus geeigneten
Lösungsmitteln.
-
Die 3-A zeigt
das Infrarotspektrum (diffuse Reflektion, DRIFTS) der Form H von
Eplerenon.
-
Die 3-B zeigt
das Infrarotspektrum (diffuse Reflektion, DRIFTS) der Form L von
Eplerenon.
-
Die 3-C zeigt
das Infrarotspektrum (diffuse Reflektion, DRIFTS) des Methylethylketonsolvats
von Eplerenon.
-
Die 3-D zeigt
das Infrarotspektrum (diffuse Reflektion, DRIFTS) von Eplerenon
in Lösung
in Chloroform.
-
Die 4 zeigt
das 13C-NMR-Spektrum für die Form H von Eplerenon.
-
Die 5 zeigt
das 13C-NMR-Spektrum für die Form L von Eplerenon.
-
Die 6-A zeigt
das Profil der thermogravimetrischen Analyse für das Methylethylketonsolvat.
-
Die 7 zeigt
das Pulver-Röntgenbeugungsbild
einer kristallinen Form von 7-Methylhydrogen-4α,5α:9α,11α-diepoxy-17-hydroxy-3-oxo-17α-pregnan-7α,21-dicarboxylat, γ-Lacton, isoliert
aus Methylethylketon.
-
Die 8 zeigt
das Pulver-Röntgenbeugungsbild
einer kristallinen Form von 7-Methylhydrogen-11α,12α-epoxy-17-hydroxy-3-oxo-17α-pregn-4-en-7α,21-dicarboxylat, γ-Lacton, isoliert
aus Isopropanol.
-
Die 9 zeigt
das Pulver-Röntgenbeugungsbild
einer kristallinen Form von 7-Methylhydrogen-17-hydroxy-3-oxo-17α-pregna-4,9(11)-dien-7α,21-dicarboxylat, γ-Lacton,
isoliert aus n-Butanol.
-
Die 10 zeigt
das Pulver-Röntgenbeugungsbild
eines nassen Kuchens (Methylethylketonsolvat), erhalten aus (a) 0%, (b) 1%, (c) 3% und (d) 5%
Diepoxid-dotierten Methylethylketonkristallisationen.
-
Die 11 zeigt
das Pulver-Röntgenbeugungsbild
der getrockneten Feststoffe, erhalten aus (a) 0%, (b) 1%, (c) 3%
und (d) 5% Diepoxid-dotierten Methylethylketonkristallisationen.
-
Die 12 zeigt
das Pulver-Röntgenbeugungsbild
von getrockneten Feststoffen aus der Methylethylketonkristallisation
mit 3% Dotierung von Diepoxid (a) ohne
Vermahlen des Solvats vor dem Trocknen und (b) mit
Vermahlen des Solvats vor dem Trocknen.
-
Die 13 zeigt
das Pulver-Röntgenbeugungsbild
eines nassen Kuchens (Methylethylketonsolvat), erhalten aus (a) 0%, (b) 1%, (c) 5% und (d) 10%
11,12-Epoxid-dotierten Methylethylketonkristallisationen.
-
Die 14 zeigt
das Pulver-Röntgenbeugungsbild
von getrockneten Feststoffen, erhalten aus (a) 0%, (b) 1%, (c) 5%
und (d) 10% 11,12-Epoxid-dotierten
Methylethylketonkristallisationen.
-
Die 15 zeigt
eine würfelförmige graphische
Darstellung der Reinheit des Produkts, der Reinheit des Ausgangsmaterials,
der Abkühlungsgeschwindigkeit
und der Endpunkttemperatur auf der Basis der in Tabelle 7A angegebenen
Werte.
-
Die 16 zeigt
eine halbnormale graphische Darstellung, hergestellt unter Verwendung
der würfelförmigen Auftragung
von 15 zur Bestimmung
solcher Variablen, die einen statistisch signifikanten Effekt auf
die Reinheit des Endmaterials haben.
-
Die 17 ist
ein Interaktionsgraph auf der Basis der in Tabelle 7A angegebenen
Ergebnisse, das die Wechselwirkung der Reinheit des Ausgangsmaterials
und der Abkühlungsgeschwindigkeit
mit der Reinheit des Endmaterials zeigt.
-
Die 18 zeigt
eine würfelförmige graphische
Darstellung der Gewichtsfraktion von Form H, der Reinheit des Ausgangsmaterials,
der Abkühlungsgeschwindigkeit
und der Endtemperatur auf der Basis der in Tabelle 7A angegebenen
Werte.
-
Die 19 zeigt
eine halbnormale graphische Darstellung, hergestellt unter Verwendung
der würfelförmigen graphischen
Darstellung von 18,
zur Bestimmung solcher Variablen, die einen statistisch signifikanten
Effekt auf die Reinheit des Endmaterials haben.
-
Die 20 ist
ein Interaktionsgraph auf der Basis der in Tabelle 7A angegebenen
Ergebnisse, der die Wechselwirkung der Reinheit des Ausgangsmaterials
und der Endpunkttemperatur mit der Reinheit des Endmaterials zeigt.
-
Die 21 zeigt
das Röntgenbeugungsbild
von amorphem Eplerenon.
-
Die 22 zeigt
ein DSC-Thermogramm von amorphem Eplerenon.
-
Die 23 fasst
einen klinischen Erprobungsplan zusammen.
-
Die 24 zeigt
die Basisniveauparameter für
verschiedene Behandlungsgruppen.
-
Die 25 zeigt
gleichzeitige Medikationen für
die Patienten in einer Studie, beinhaltend eine Kombinationstherapie.
-
Die 26 zeigt
die Veränderungen
des diastolischen Blutdrucks für
mit Eplerenon (50 mg/Tag) und Spironolacton (25 mg/Tag) behandelte
Gruppen im Vergleich zu einem Placebo.
-
Die 27 zeigt
die Urin-Aldosteron-Spiegel bei verschiedenen Raten der Verabreichung
von Eplerenon (25 mg QD, 25 mg B1D, 50 mg QD, 100 mg QD) und Spironolacton
(25 mg QD) im Vergleich zu einem Placebo.
-
Die 28 zeigt
die Plasma-Renin-Aktivität
und die Aldosteronexkretion für
mit Eplerenon (50 mg/Tag) und Spironolacton (25 mg/Tag) behandelte
Gruppen im Vergleich zu dem Placebo.
-
Die 29 zeigt
die Veränderungen
der BNP-Spiegel für
alle Patienten bei verschiedenen Raten einer Eplerenon- und Spironolacton-Verabreichung
im Vergleich zu dem Placebo.
-
Die 30 zeigt
die Veränderungen
der BNP-Spiegel für
Patienten mit hohem Basisniveau-BNP-Wert bei verschiedenen Raten
der Eplerenon- und Spironolacton-Verabreichung im Vergleich zu dem
Placebo.
-
Die 31 zeigt
eine schematische Studie für
die biologische Beurteilung II: parallele Gruppenerprobung mit Multizentrum,
randomisiert, doppel-blind, Placebo-kontrolliert und zweiarmig.
-
Beschreibung der Erfindung
-
Es wird eine Behandlung von Kreislaufstörungen,
mit Einschluss von kardiovaskulären
Störungen,
wie Herzversagen (bzw. Herzinsuffizienz), Zirrhose, Bluthochdruck
und kongestive Herzinsuffizienz, durch eine Kombinationstherapie
zur Verfügung
gestellt, welche eine therapeutisch wirksame Menge eines Inhibitors
für das
Angiotensin-umwandelnde Enzym ("ACE") mit einer therapeutisch
wirksamen Menge eines Aldosteron-Rezeptorantagonisten vom Epoxysteroidalen
Typ, und gegebenenfalls ein Diuretikum vom Nicht-Aldosteron-Rezeptorantagonisten-Typ
oder Digoxin, umfasst. Vorzugsweise ist das Diuretikum ein Schleifendiuretikum.
-
Der Ausdruck "Inhibitor" für
das Angiotensin-umwandelnde Enzym ("ACE-Inhibitor") soll ein Mittel oder eine Verbindung
oder eine Kombination von zwei oder mehreren Mitteln oder Verbindungen
mit der Fähigkeit, die
rasche enzymatische Umwandlung der physiologisch inaktiven Decapeptid-Form
des Angiotensins ("Angiotensin
I") in die vasokonstriktive
Octapeptid-Form des Angiotensins ("Angiotensin II") teilweise oder vollständig zu
blockieren, umfassen. Die Blockierung der Bildung von Angiotensin
II kann rasch die Regulierung von Flüssigkeit und des Elektrolytgleichgewichts,
des Blutdrucks und des Blutvolumens beeinflussen, indem die primären Wirkungen
von Angiotensin II eliminiert werden. Diese primären Wirkungen von Angiotensin
II schließen
eine Stimulierung der Synthese und der Sekretion von Aldosteron
durch den adrenalen Cortex und die Erhöhung des Blutdrucks durch direkte
Verengung der glatten Muskeln der Arteriolen ein.
-
Der Ausdruck "Aldosteron-Rezeptorantagonist" soll ein Mittel
oder eine Verbindung oder eine Kombination von zwei oder mehreren
von solchen Mitteln oder Verbindungen umfassen, wobei das Mittel
oder die Verbindung den Aldosteron-Rezeptor als kompetitiven Inhibitor
der Wirkung des Aldosterons selbst an der Rezeptorstelle der renalen
Tubuli bindet, so dass die von dem Rezeptor vermittelte Aktivität des Aldosterons
moduliert wird. Für
solche Aldosteron-Rezeptorantagonisten
sind Verbindungen vom Epoxy-steroidalen Typ typisch.
-
Der Ausdruck "Epoxy-steroidaler Aldosteron-Rezeptorantagonist" soll ein oder mehrere
Mittel oder Verbindungen umfassen, die durch einen Kern vom Steroidtyp
charakterisiert sind, und die eine an den Kern angefügte Epoxygruppierung
besitzen, wobei das genannte Mittel oder die genannte Verbindung
an den Aldosteron-Rezeptor als kompetitiver Inhibitor der Wirkung
des Aldosterons selbst an der Rezeptorstelle bindet um so die von
dem Rezeptor vermittelte Aktivität
des Aldosterons zu modulieren.
-
Der Ausdruck "Kombinationstherapie" (oder "Co-Therapie") bei der Definition der Verwendung
eines ACE-Inhibitormittels und eines Aldosteron-Rezeptorantagonistenmittels
und gegebenenfalls eines Diuretikums vom Nicht-Aldosteron-Rezeptorantagonisten-Typ
oder von Digoxin, soll die Verabreichung von jedem Mittel in sequentieller
Weise bei einem Verabreichungs- bzw. Diätschema umfassen, das die günstigen
Effekte der Arzneimittelkombination zur Verfügung stellt. Diese Bezeichnung
soll auch die Co-Verabreichung dieser Mittel in im Wesentlichen
gleichzeitiger Art und Weise umfassen, z. B. in Form einer einzigen
Kapsel mit einem fixierten Verhältnis
dieser Wirkstoffe oder in Form von mehreren getrennten Kapseln für jedes
Mittel.
-
Der Ausdruck "therapeutisch wirksam" soll die Menge von
jedem Mittel zur Verwendung bei der Kombinationstherapie qualifizieren,
welche die angestrebte Verbesserung der Herzsuffizienz erzielt,
indem z. B. das Fortschreiten einer kongestiven Herzinsuffizienz
verringert oder verhindert wird, während typischerweise mit jedem
Mittel assoziierte nachteilige Nebenwirkungen vermieden werden.
-
Der Ausdruck "eine Nebenwirkungen-verringernde Menge" zur Charakterisierung
einer therapeutisch wirksamen Menge eines Epoxy-steroidalen Aldosteron-Rezeptorantagonistenmittels
in der Kombinationstherapie soll eine Menge eines solchen Mittels
oder einen Bereich der Menge eines solchen Mittels definieren, die beziehungsweise
der dazu fähig
ist, die Herzsuffizienz zu verbessern, während ein oder mehrere durch
Aldosteron-Antagonisten induzierte Nebenwirkungen, wie Hyperkalämie, verringert
oder vermieden werden. Eine Dosis des Epoxysteroidalen Aldosteron-Rezeptorantagonistenmittels,
die das therapeutische Ziel der günstigen Verstärkung der
Herzsuffizienz erreichen würde,
während
Nebenwirkungen verringert oder vermieden werden, wäre eine
Dosierung, die im Wesentlichen eine Induzierung einer Diurese vermeidet,
d. h. eine Dosis, die im Wesentlichen keine Diurese bewirkt.
-
Der Ausdruck "keine Diuresis-bewirkende" Menge, insbesondere
betreffend die Menge des Epoxy-steroidalen Aldosteron-Rezeptorantagonistenmittels,
soll eine Menge eines solchen Mitels oder einen Bereich einer Menge
eines solchen Mittels definieren, die beziehungsweise der keine
wesentliche Erhöhung
des diuretischen Effekts, d. h. eine Erhöhung der Natrium- und Wasserexkretion,
bewirkt, definieren.
-
Eine bevorzugte Kombinationstherapie
würde im
Wesentlichen aus zwei oder drei Wirkstoffen, nämlich einem ACE-Inhibitormittel,
einem Epoxy-steroidalen Aldosteron-Rezeptorantagonistenmittel und gegebenenfalls
einem Diuretikum vom Nicht-Aldosteron-Rezeptorantagonisten-Typ oder Digoxin,
bestehen. Bei einer Kombination aus ACE-Inhibitor und einem ALDO-Antagonisten
würden
die Wirkstoffe in der Kombination in einem Gewichtsverhältnis im
Bereich von etwa 0,5-zu-eins bis etwa zwanzig-zu-eins des Angiotensinumwandelnden
Enzymmittels zu dem Aldosteron-Rezeptorantagonistenmittel verwendet
werden. Ein bevorzugter Bereich dieser zwei Wirkstoffe (ACE-Inhibitor-zu-ALDO-Antagonist)
wurde etwa eins-zu-eins bis etwa fünfzehn-zu-eins betragen, während ein
mehr bevorzugter Bereich etwa eins-zu-eins bis etwa fünf-zu-eins,
je nach der letztlichen Auswahl des ACE-Inhibitors und des ALDO-Antagonisten,
sein. Das optionale diuretische Mittel kann in einem Bereich von
etwa 1 mg bis etwa 200 mg, vorzugsweise 5 mg bis 150 mg, je nach
dem ausgewählten
Diuretikum und dem Ziel-Erkrankungszustand, betragen.
-
Beispiele für ACE-Inhibitoren, die bei
der Kombination verwendet werden können, werden in den folgenden
vier Kategorien gezeigt.
-
Eine erste Gruppe von ACE-Inhibitoren
besteht aus den folgenden Verbindungen: AB-103, Ancovenin, Benazeprilat, BRL-36378,
BW-A575C, CGS-13928C, CL-242817, CV-5975, Equaten, EU-4865, EU-4867, EU-5476,
Foroxymithin, FPL 66564, FR-900456, Hoe-065, I5B2, Indolapril, Ketomethylharnstoffe,
KRI-1177, KRI-1234, L-681176, Libenzapril, MCD, MDL-27088, MDL-27467A,
Moveltipril, MS-41, Nicotianamin, Pentopril, Phenacein, Pivopril,
Rentiapril, RG-5975, RG-6134, RG-6207, RGH-0399, ROO-911, RS-10085-197, RS-2039,
RS 5139, RS 86127, RU-44403, S-8308, SA-291, Spiraprilat, SQ-26900,
SQ-28084, SQ-28370, SQ-28940, SQ-31440, Synecor, Utibapril, WF-10129,
Wy-44221, Wy-44655, Y-23785, Yissum P-0154, Zabicipril und Zofenopril.
-
Eine zweite Gruppe von ACE-Inhibitoren
von Interesse besteht aus den folgenden Verbindungen: Asahi Brewery
AB-47, Alatriopril, BMS 182657, Asahi Chemical C-111, Asahi Chemical
C-112, Dainippon DU-1777, Mixanpril, Prentyl, Zofenoprilat und 1-(-(1-Carboxy-6-(4-piperidinyl)hexyl)amino)-1-oxopropyloctahydro-1H-indol-2-carbonsäure.
-
Eine dritte Gruppe von ACE-Inhibitoren
von größerem Interesse
besteht aus den folgenden Verbindungen: Bioproject BP1.137, Chiesi
CHF 1514, Fisons FPL-66564, Idrapril, Marion Merrell Dow MDL-100240,
Perindoprilat und Servier S-5590.
-
Eine vierte Gruppe von ACE-Inhibitoren
von höchstem
Interesse besteht aus den folgenden Verbindungen: Alacepril, Benazepril,
Captopril, Cilazapril, Delapril, Enalapril, Enalaprilat, Fosinopril,
Fosinoprilat, Imidapril, Lisinopril, Perindopril, Chinapril, Ramipril,
Saralasinacetat, Temocapril, Trandolapril, Ceranapril, Moexipril,
Chinaprilat und Spirapril.
-
Viele dieser ACE-Inhibitoren sind
im Handel erhältlich,
und zwar insbesondere diejenigen, die in der obigen vierten Gruppe
aufgeführt
sind.. So wird z. B. ein hochbevorzugter ACE-Inhibitor, Captopril, von der Firma
E. R. Squibb & Sons,
Inc., Princeton, N. J., unter dem Warenzeichen "CAPOTEN" in einer Tablettendosierungsform mit
Dosen von 12,5 mg, 50 mg und 100 mg pro Tablette vertrieben. Enalapril
oder Enalapril Maleat und Lisinopril sind zwei weitere hochbevorzugte
ACE-Inhibitoren, die von der Firma Merck & Co, West Point, Pa., vertrieben
werden. Enalapril wird unter dem Warenzeichen VASOTEC'' in Tablettendosierungsform mit Dosen
von 2,5 mg, 5 mg, 10 mg und 20 mg pro Tablette vertrieben. Lisinopril
wird unter dem Warenzeichen "PRINIVIL" in Tablettendosierungsform
in Dosen von 5 mg, 10 mg, 20 mg und 40 mg pro Tablette vertrieben.
-
Das Diuretikum vom Nicht-Aldosteron-Rezeptorantagonisten-Typ,
das in der Kombination von ACE-Inhibitor und Aldosteron-Rezeptorantagonist
verwendet wird, kann aus mehreren bekannten Klassen, wie Thiaziden
und verwandten Sulfonamiden, Kalium-sparende Diuretika, Schleifen-Diuretika
und organischen Quecksilber-Diuretika ausgewählt werden.
-
Beispiele für Thiazide sind Bendroflumethiazid,
Benzthiazid, Chlorthiazid, Cyclothiazid, Hydrochlorthiazid, Hydroflumethiazid,
Methyclothiazid, Polythiazid und Trichlormethiazid. Beispiele für mit Thiaziden verwandte
Sulfonamide sind Chlorthalidon, Quinethazon und Metolazon.
-
Beispiele für Kalium-sparende Diuretika
sind Triameteren und Amilorid.
-
Beispiele für Schleifen-Diuretika, d. h.
Diuretika, die im aufsteigenden Glied der Henle-Schleife der Niere wirken, sind Furosemid
und Ethinacrylsäure.
-
Beispiele für organische Quecksilber-Diuretika
sind Mercaptomerinnatrium, Merethoxyllin, Procain und Mersalyl mit
Theophyllin.
-
Epoxy-steroidale Aldosteron-Rezeptorantagonisten-Verbindungen,
die zur Verwendung in der Kombinationstherapie geeignet sind, bestehen
aus diesen Verbindungen, die einen Steroidkern, substituiert mit
einer Gruppierung vom Epoxy-Typ, haben. Die Bezeichnung "Gruppierung vom Epoxy-Typ" soll alle beliebigen Gruppierungen
umfassen, die dadurch charakterisiert sind, dass sie ein Sauerstoffatom
als Brücke
zwischen zwei Kohlenstoffatomen besitzen. Beispiele hierfür schließen die
folgenden Gruppierungen:
ein.
-
Die in dem Ausdruck "Epoxy-steroidal" verwendete Bezeichnung "steroidal" bedeutet einen Kern,
der durch eine Cyclopentenphenanthrengruppierung mit herkömmlichen
Ringen "A", "B", "C" und "D" zur Verfügung gestellt worden ist. Die
Gruppierung vorn Epoxy-Typ kann an den Cyclopentenophenanthrenkern
an jeder beliebigen anfügbaren
oder substituierbaren Position angefügt sein, d. h. mit einem der
Ringe des Steroidkerns verschmolzen sein, oder die Gruppierung kann
an einem Ringelement des Ringsystems substituiert sein. Die Phrase "Epoxy-steroidal" soll einen Steroidkern
bezeichnen, der daran angefügt
eine oder eine Vielzahl von Gruppierungen vom Epoxy-Typ hat.
-
Epoxy-steroidale Aldosteron-Rezeptorantagonisten,
die für
die Kombinationstherapie geeignet sind, schließen eine Familie von Verbindungen
mit einer Epoxygruppierung, verschmolzen mit dem "C"-Ring des Steroidkerns, ein. Besonders
bevorzugt werden 20-Spiroxan-Verbindungen,
die durch das Vorhandensein einer 9α-11α-substituierten Epoxygruppierung
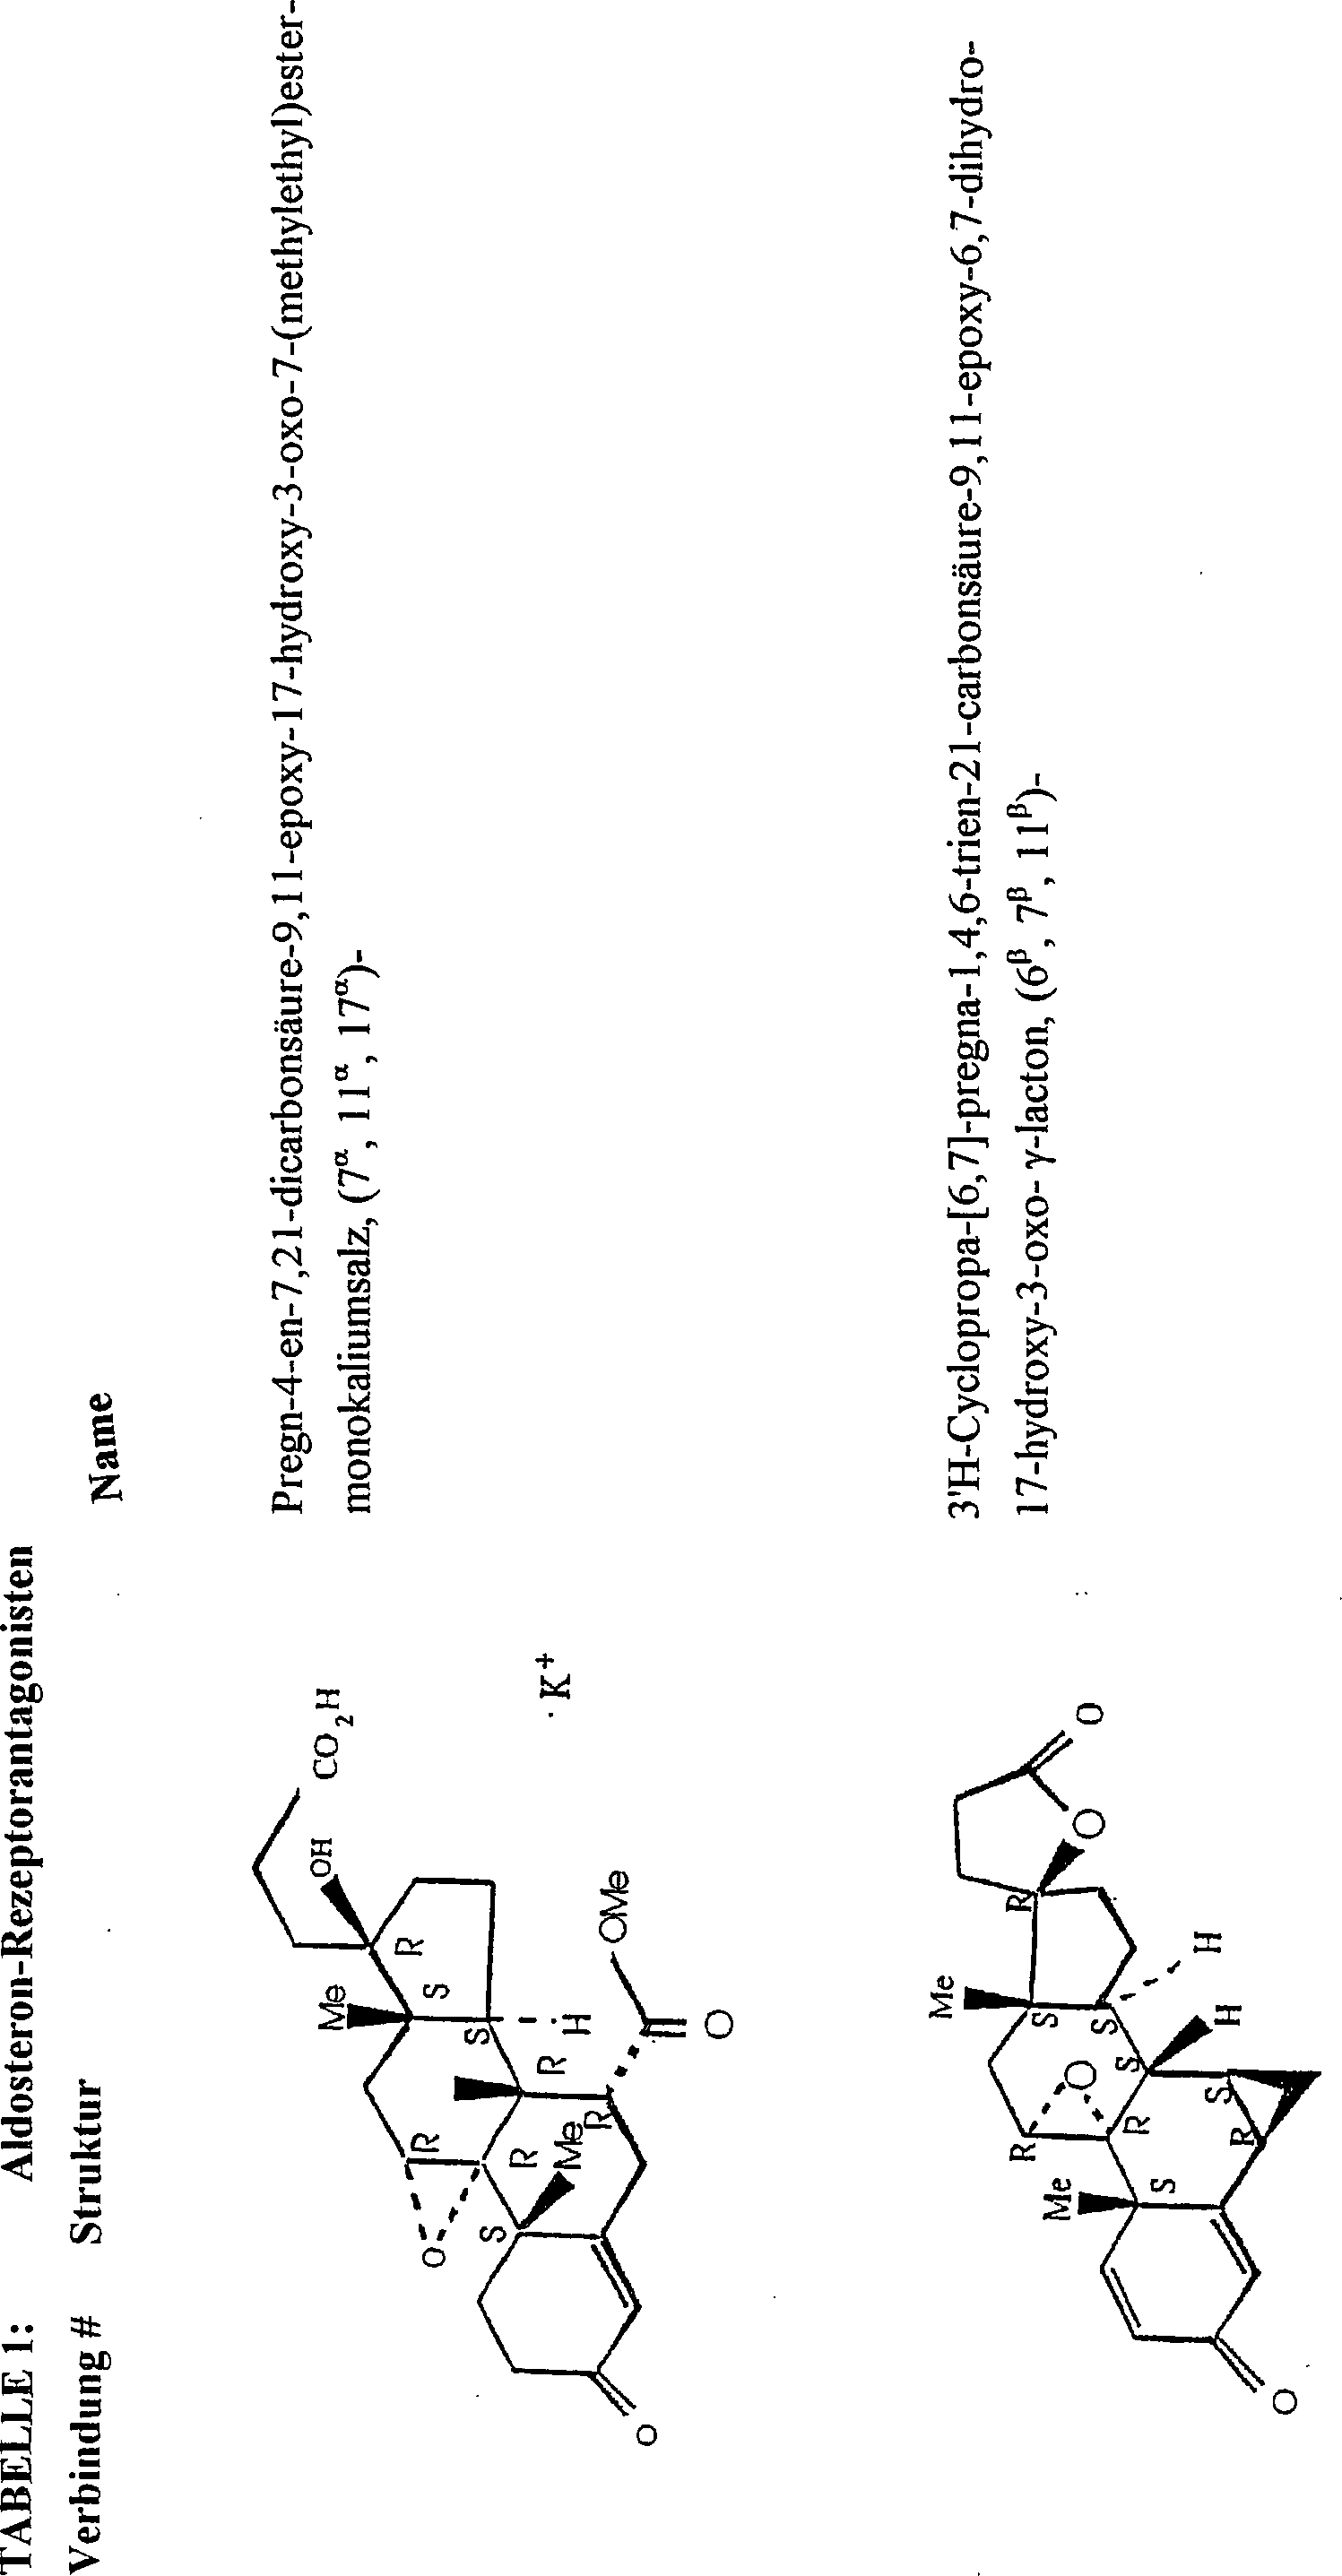
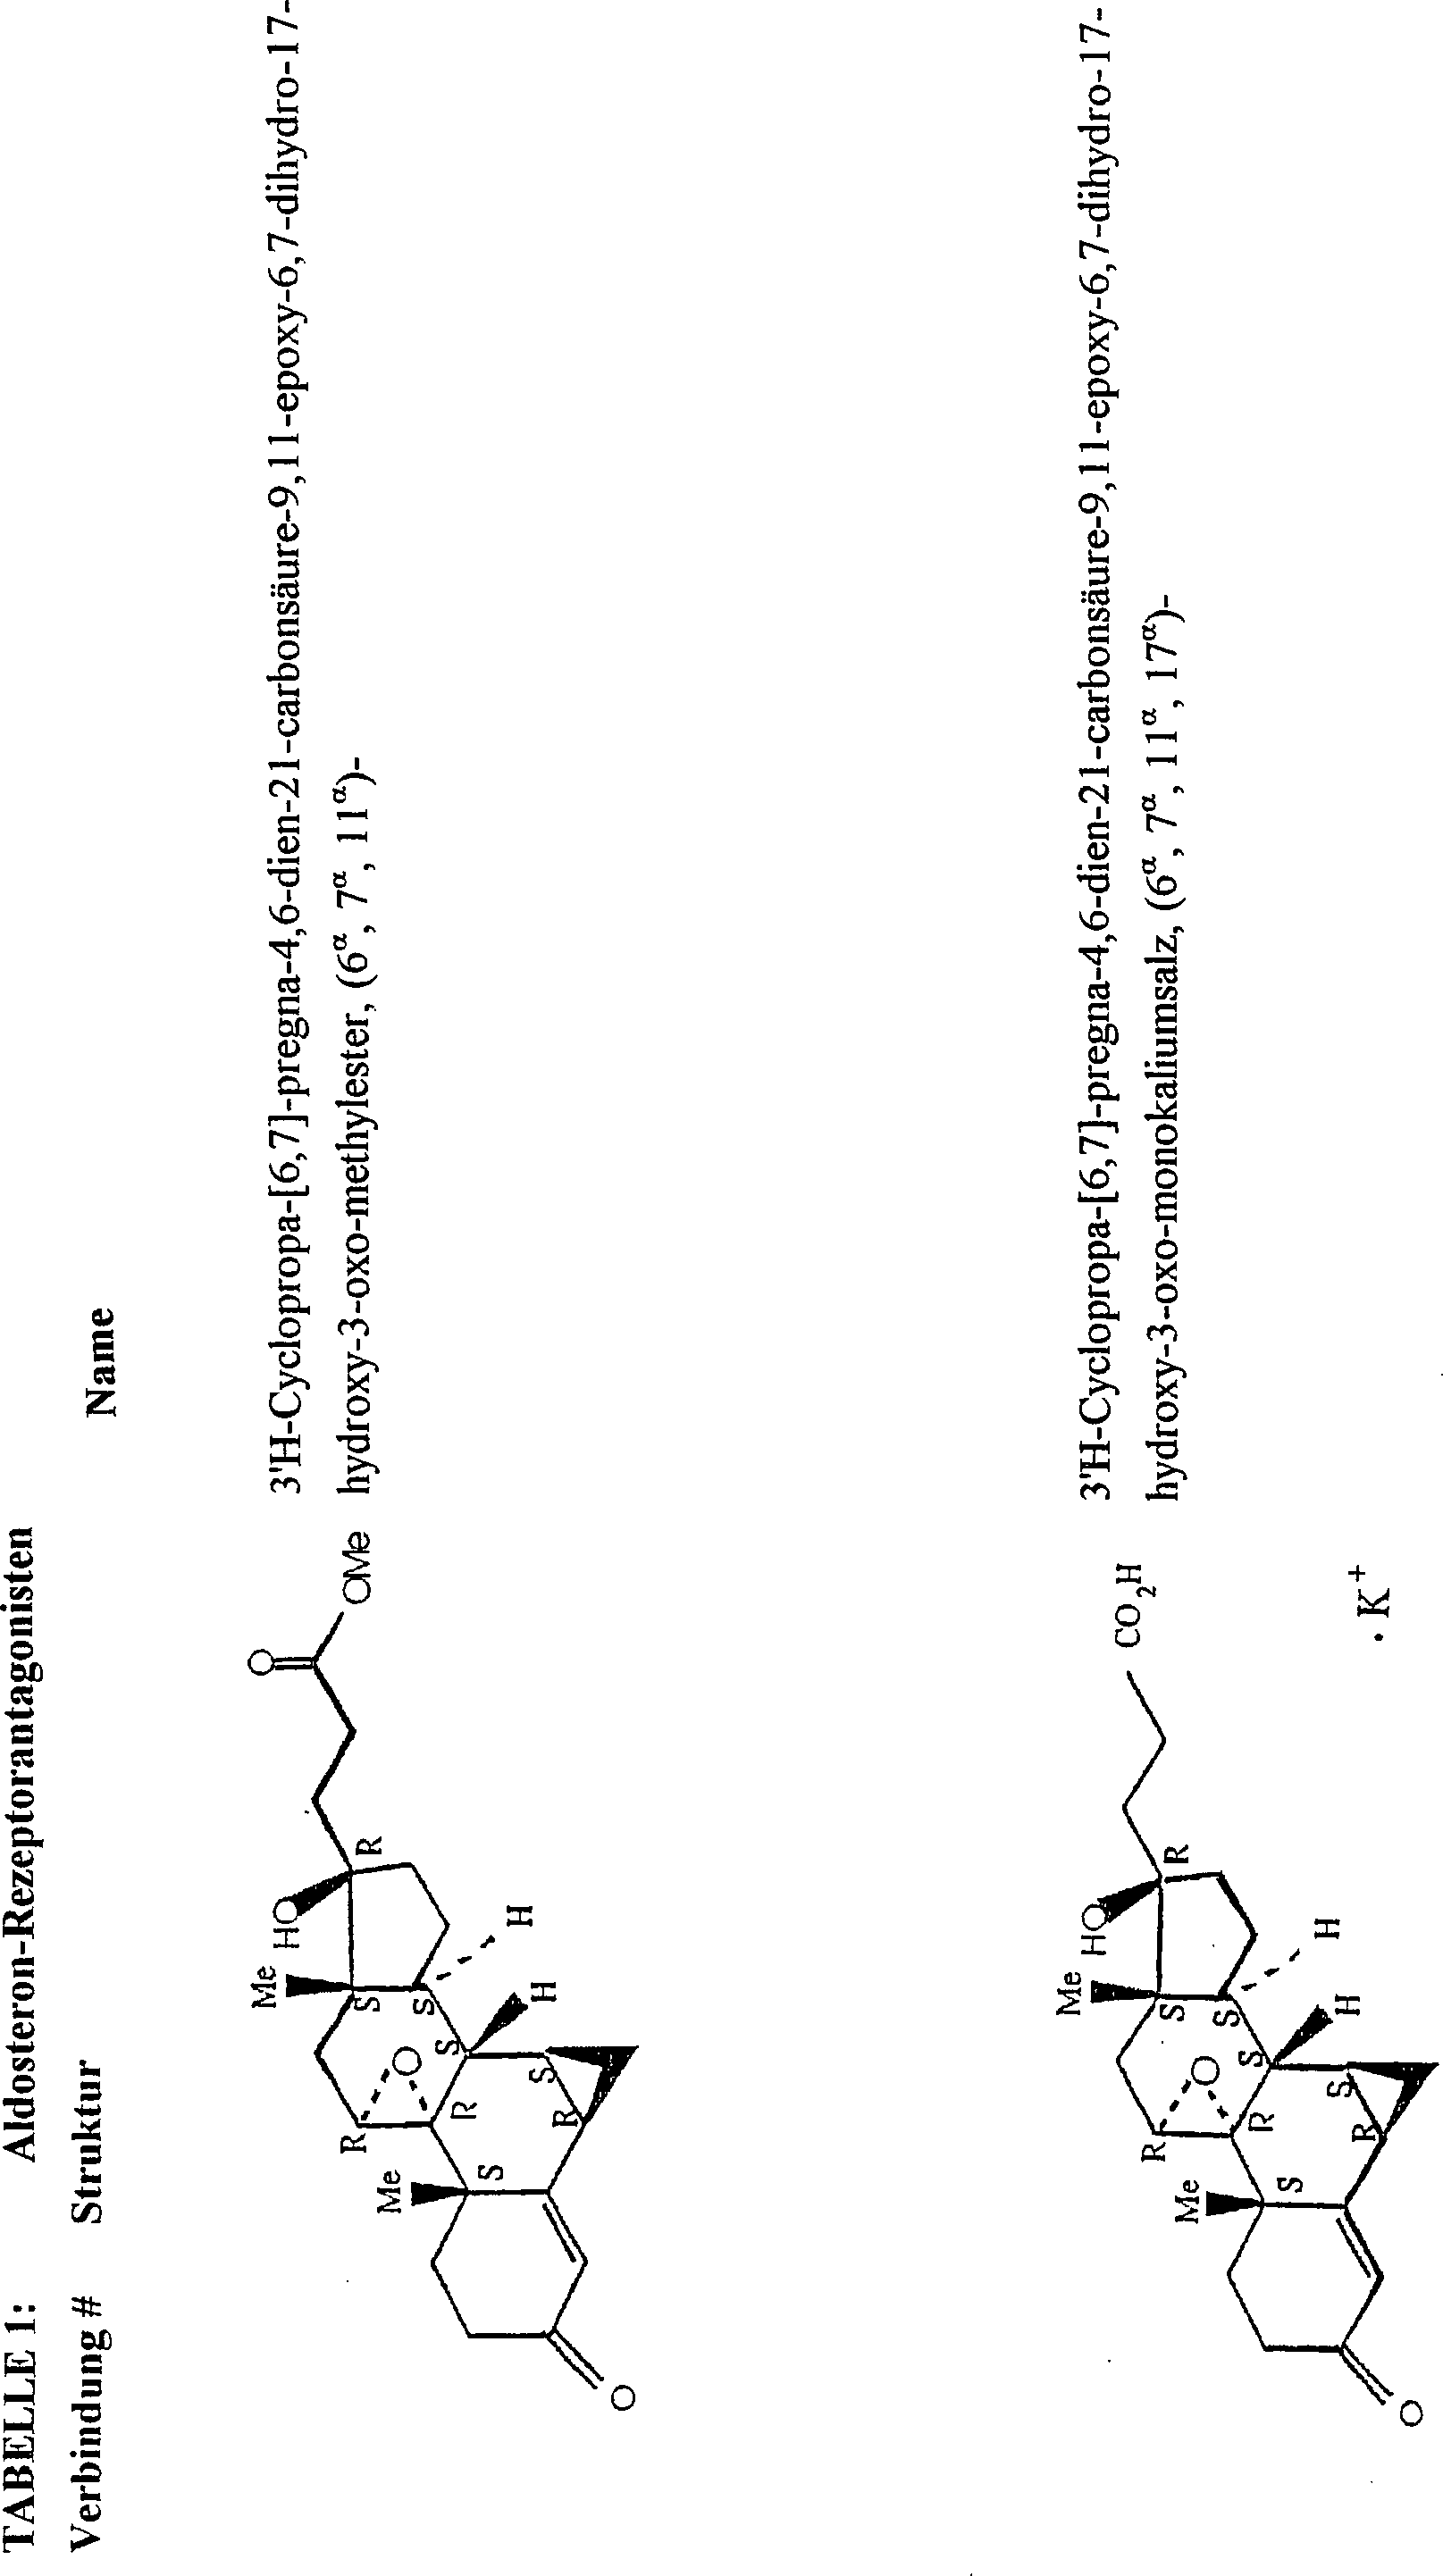
charakterisiert sind. In untenstehender Tabelle 1 ist eine Reihe von
9α-11α-Epoxy-steroidalen
Verbindungen, die bei der Kombinationstherapie verwendet werden
können, aufgelistet.
Besonders bevorzugt von diesen Verbindungen der Tabelle 1 ist die
Verbindung #1, die durch den Freinamen Epoxymexrenon und auch durch
die USAN-Bezeichnung Eplerenon bekannt ist. Diese Epoxysteroide
können
nach den in der US-PS Nr. 4 559 332 beschriebenen Verfahrensweisen
hergestellt werden.
-
-
-
-
-
-
-
Die Verabreichung des ACE-Inhibitors,
des Aldosteron-Rezeptorantagonisten und gegebenenfalls eines Diuretikums
vom Nicht-Aldosteron-Rezeptorantagonisten-Typ oder von Digoxin,
kann sequentiell in gesonderten Zubereitung erfolgen oder sie kann
durch gleichzeitige Verabreichung in einer einzigen Zubereitung oder
in getrennten Zubereitungen erfolgen. Die Verabreichung kann auf
oralem Weg oder durch intravenöse, intramuskuläre oder
subcutane Injektionen erfolgen. Die Zubereitung kann in Bolusform
oder in der Form von wässrigen
oder nicht-wässrigen,
isotonischen, sterilen Injektionslösungen oder -suspensionen vorliegen.
Diese Lösungen
und Suspensionen können
aus sterilen Pulvern oder aus Granulaten mit einem oder mehreren pharmazeutisch
annehmbaren Trägern
oder Verdünnungsmitteln
oder einem Bindemittel, wie Gelatine oder Hydroxypropylmethylcellulose,
zusammen mit einem oder mehreren Materialien aus der Gruppe Gleitmittel, Konservierungsmittel,
Tenside oder Dispergierungsmittel, hergestellt werden.
-
Für
die orale Verabreichung kann das pharmazeutische Präparat in
der Form von beispielsweise einer Tablette, einer Kapsel, einer
Suspension oder einer Flüssigkeit
vorliegen. Das pharmazeutische Präparat wird vorzugsweise in
der Form einer Dosiseinheit hergestellt, die eine bestimmte Menge
des Wirkstoffs enthält.
Beispiele für
solche Dosiseinheiten sind Tabletten oder Kapseln. Der ACE-Inhibitor
kann in einer Menge von etwa 1 bis 200 mg, vorzugsweise etwa 2 bis
150 mg, je nach dem speziell ausgewählten ACE-Inhibitor, vorhanden sein.
Eine geeignete tägliche
Dosis für
ein Säugetier
kann je nach dem Zustand des Patienten und anderen Faktoren im weiten
Umfang variieren. Der ALDO-Antagonist kann in einer Menge von etwa
1 bis 400 mg, vorzugsweise von etwa 2 bis 150 mg, je nach der ausgewählten speziellen
ALDO-Antagonisten-Verbindung
und dem speziellen Zustand der Erkrankung, die Ziel der Kombinationstherapie
ist, vorhanden sein.
-
Für
Krankheitszustände,
die eine Prophylaxe, eine Verringerung oder eine Behandlung eines
kardiovaskulären
Krankheitszustands ohne Auftreten einer Hyperkalämie erfordern, liegt z. B.
die Komponente des ALDO-Antagonisten, typischerweise Eplerenon,
bei der Kombinationstherapie in einer Menge in einem Bereich von
etwa 5 mg bis 200 mg pro Dosis vor. Ein bevorzugter Bereich für Eplerenon
würde etwa
25 bis 50 mg pro Dosis betragen. Mehr bevorzugt würde die
Menge in einem Bereich von etwa 10 mg bis 15 mg pro Dosis und pro
Tag liegen.
-
Die Wirkstoffe können auch durch Injektion als
Präparat
verabreicht werden, wobei z. B. Kochsalzlösung, Dextrose oder Wasser
als geeigneter Träger
verwendet werden können.
-
Das Dosierungsschema für die Behandlung
eines Krankheitszustandes mit der erfindungsgemäßen Kombinationstherapie wird
gemäß einer
Vielzahl von Faktoren, mit Einschluss des Typs, des Alters, des
Gewichts, des Geschlechts und des medizinischen Zustands des Patienten,
der Schwere der Erkrankung, dem Weg der Verabreichung und der jeweils
verwendeten bestimmten Verbindung ausgewählt. Somit kann es im weiten
Umfang variieren.
-
Für
therapeutische Zwecke werden die Wirkstoffe dieser Kombinationstherapie
gemäß der Erfindung üblicherweise
mit einem oder mehreren Adjuvantien kombiniert, die für den ange zeigten
Wege der Verabreichung geeignet sind. Bei einer Verabreichung per
Os können
die Komponenten mit Lactose, Saccharose, pulverförmiger Stärke, Celluloseestern von Alkansäuren, Cellulosealkylestern,
Talk, Sterinsäure,
Magnesiumstearat, Magnesiumoxid, Natrium- und Calciumsalzen von
Phosphorsäure
und Schwefelsäure,
Gelatin, Gummi acacia, Natriumalginat, Polyvinylpyrrolidon und/oder
Polyvinylalkohol, vermischt werden und dann für die zweckmäßige Verabreichung
tablettiert oder eingekapselt werden. Zubereitungen für die perenterale
Verabreichung können
in Form von wässrigen
oder nicht-wässrigen,
isotonischen, sterilen Lösungen
zur Injektion oder von Suspensionen vorliegen. Diese Lösungen und
Suspensionen können
aus sterilen Pulvern oder Granulaten, die einen oder mehrere der
genannten Träger
oder Verdünnungsmittel
für die
Verwendung bei Zubereitungen für
die orale Verabreichung haben, hergestellt werden. Die Komponenten
können
in Wasser, Polyethylenglykol, Propylenglykol, Ethanol, Maisöl, Baumwollsamenöl, Erdnussöl, Sesamöl, Benzylalkohol,
Natriumchloridlösung
und/oder verschiedenen Puffern aufgelöst werden. Weitere Adjuvantien
und Arten und Weisen der Verabreichung sind gut und im weiten Umfang
auf dem pharmazeutischen Gebiet bekannt.
-
Pharmazeutische Präparate für die Verwendung
bei den erfindungsgemäßen Behandlungsverfahren können in
oraler Form oder durch intravenöse
Verabreichung verabreicht werden. Die orale Verabreichung der Kombinationstherapie
wird bevorzugt. Die Dosierung für
die orale Verabreichung kann mit einem Dosierungsschema erfolgen,
das eine einzige tägliche
Dosis oder eine einzige Dosis jeden zweiten Tag oder mehrere im Abstand
eingenommene Dosen den Tag hindurch vorschreibt. Die Wirkstoffe,
die die Kombinationstherapie darstellen, können gleichzeitig, entweder
in kombinierter Dosierungsform oder in getrennten Dosierungsformen,
die für
eine im Wesentlichen gleichzeitige orale Verabreichung vorgesehen
sind, verabreicht werden. Die Wirkstoffe, die die Kombinationstherapie
ausmachen, können
auch sequentiell verabreicht werden, wobei jede aktive Komponente
durch ein Dosierungsschema verabreicht wird, das eine mehrstufige
Aufnahme vorschreibt. Somit kann ein Dosierungsschema eine sequentielle
Verabreichung der Wirkstoffe mit im Abstand vorgenommenen Aufnahmen
der getrennten aktiven Mittel vorschreiben. Die Zeitperiode zwischen
den mehrfachen Aufnahmestufen kann im Bereich von wenigen Minuten
bis mehreren Stunden, je nach den Eigenschaften jedes Wirkstoffs,
wie der Potenz, der Löslichkeit,
der Bioverfügbarkeit,
der Plasma-Halbwertszeit und dem kinetischen Profil des Mittels,
sowie abhängig
vom Alter und Zustand des Patienten, liegen. Die Wirkstoffe der Kombinationstherapie,
ob sie nun gleichzeitig, im Wesentlichen gleichzeitig oder sequentiell
verabreicht werden, können
ein Dosierungsschema beinhalten, das die Verabreichung eines Wirkstoffs
auf oralem Weg und die Verabreichung des anderen Wirkstoffs auf
dem intravenösen
Weg vorschreibt. Ungeachtet, ob die Wirkstoffe der Kombinationstherapie
auf oralem oder intravenösem
Weg gesondert oder zusammen verabreicht werden, ist jeder solcher
Wirkstoff in einer geeigneten pharmazeutischen Zubereitung von pharmazeutisch
annehmbaren Exzipienten, Verdünnungsmitteln
oder anderen Komponten der Zubereitungen, enthalten. Beispiele für geeignete,
pharmazeutisch annehmbare Zubereitungen, die die Wirkstoffe für die orale
Verabreichung enthalten, werden nachstehend angegeben. Obgleich
solche Zubereitungen beide Wirkstoffe zusammen in dem gleichen Ansatz
aufführen,
ist es auch möglich,
dass ein solcher Ansatz für
eine Zubereitung verwendet wird, die eine der aktiven Komponenten
enthält.
-
Beispiel 1
-
Eine orale Dosierungsform kann durch
Sieben und anschließendes
Vermischen der folgenden Liste von Bestandteilen in den angegebenen
Mengen hergestellt werden. Die Dosierungsform kann dann in eine Kapsel
aus Hartgelatine plaziert werden.
| Bestandteile | Mengen |
| Captopril | 62,0
mg |
| Eplerenon | 12,5
mg |
| Magnesiumstearat | 10
mg |
| Lactose | 100
mg |
-
Beispiel 1A
-
Eine orale Dosierungsform kann durch
Sieben und anschließendes
Vermischen der folgenden Liste von Bestandteilen in den angegebenen
Mengen hergestellt werden.
| Bestandteile | Mengen |
| Captopril | 62,0
mg |
| Eplerenon | 12,5
mg |
| Furosemid | 73,9
mg |
| Magnesiumstearat | 10
mg |
| Lactose | 100
mg |
-
Beispiel 2
-
Eine orale Dosierungsform kann durch
Vermischen und Granulierung mit einer 10%igen Gelatinlösung hergestellt
werden. Die nassen Granulate werden gesiebt, getrocknet, mit Stärke, Talk
und Stearinsäure
vermischt, gesiebt und zu einer Tablette verpresst.
| Bestandteile | Mengen |
| Captopril | 62,0
mg |
| Eplerenon | 12,5
mg |
| Calciumsulfatdihydrat | 100
mg |
| Zucker | 15
mg |
| Stärke | 8
mg |
| Talk | 4
mg |
| Stearinsäure | 2
mg |
-
Beispiel 2A
-
Eine orale Dosierungsform kann durch
Vermischen und Granulierung mit einer 10%igen Gelatinlösung hergestellt
werden. Die nassen Granulate werden gesiebt, getrocknet, mit Stärke, Talk
und Stearinsäure
vermischt, gesiebt und zu einer Tablette verpresst.
| Bestandteile | Mengen |
| Captopril | 62,0
mg |
| Eplerenon | 12,5
mg |
| Furosemid | 73,9
mg |
| Calciumsulfatdihydrat | 100
mg |
| Zucker | 15
mg |
| Stärke | 8
mg |
| Talk | 4
mg |
| Stearinsäure | 2
mg |
-
Beispiel 3
-
Eine orale Dosierungsform kann durch
Sieben und anschließendes
Vermischen der folgenden Liste von Bestandteilen in den angegebenen
Mengen hergestellt werden. Die Dosierungsform kann dann in eine Kapsel
aus harter Gelatine eingegeben werden.
| Bestandteile | Mengen |
| Enalapril | 14,3
mg |
| Eplerenon | 12,5
mg |
| Magnesiumstearat | 10
mg |
| Lactose | 100
mg |
-
Beispiel 3A
-
Eine orale Dosierungsform kann durch
Sieben und anschließendes
Vermischen der folgenden Liste von Bestandteilen in den angegebenen
Mengen hergestellt werden. Die Dosis kann dann in eine Kapsel aus harter
Gelatine eingegeben werden.
| Bestandteile | Mengen |
| Enalapril | 14,3
mg |
| Eplerenon | 12,5
mg |
| Furosemid | 73,9
mg |
| Magnesiumstearat | 10
mg |
| Lactose | 100
mg |
-
Beispiel 4
-
Eine orale Dosierungsform kann hergestellt
werden, indem mit einer 10%igen Gelatinlösung vermischt und granuliert
wird. Die nassen Granulate werden gesiebt, getrocknet, mit Stärke, Talk
und Stearinsäure
vermischt, gesiebt und zu einer Tablette verpresst.
| Bestandteile | Mengen |
| Enalapril | 144,3
mg |
| Eplerenon | 12,5
mg |
| Calciumsulfatdihydrat | 100
mg |
| Zucker | 15
mg |
| Stärke | 8
mg |
| Talk | 4
mg |
| Stearinsäure | 2
mg |
-
Beispiel 4A
-
Eine orale Dosierungsform kann durch
Vermischen und Granulieren mit einer 10%igen Gelatinlösung hergestellt
werden. Die nassen Granulate werden gesiebt, getrocknet, mit Stärke, Talk
und Stearinsäure
vermischt, gesiebt und zu einer Tablette verpresst.
| Bestandteile | Mengen |
| Enalapril | 14,3
mg |
| Eplerenon | 12,5
mg |
| Furosemid | 73,9
mg |
| Calciumsulfatdihydrat | 100
mg |
| Zucker | 15
mg |
| Stärke | 8
mg |
| Talk | 4
mg |
| Stearinsäure | 2
mg |
-
Behandlung
von spezifischen Zuständen
und Störungen
-
Die erfindungsgemäßen phamazeutischen Präparate sind
dort geeignet, wo die Verabreichung eines Aldosteron-Rezeptorblockers
angezeigt ist. Es ist gefunden worden, dass diese Präparate besonders
wirksam für
die Behandlung von kardiovaskulären
Erkrankungen, wie Herzversagen, Bluthochdruck (insbesondere die Beherrschung
von mildem bis mäßigem Bluthochdruck),
mit Leberinsuffizienz einhergehenden Ödemen, Postmyokardinfarkten,
Zirrhose der Leber, Prophylaxe von Schlaganfällen und Verringerung des Herzschlags
bei Patienten, die einen beschleunigten Herzschlag zeigen, sind.
-
Für
die Behandlung von Herzversagen liefert das pharmazeutische Präparat vorzugsweise
eine tägliche
Dosis von Eplerenon in einer Menge von etwa 25 mg bis etwa 200 mg,
mehr bevorzugt von etwa 25 mg bis etwa 75 mg, und noch mehr bevorzugt
von etwa 50 mg. Eine tägliche
Dosis von etwa 0,33 bis 2,67 mg/kg Körpergewicht (bezogen auf das
durchschnittliche Körpergewicht
von etwa 75 kg), vorzugsweise zwischen etwa 0,33 und etwa 1,00 mg/kg
Körpergewicht,
und am meisten bevorzugt von 0,67 mg/kg Körpergewicht, kann zweckmäßig sein.
Die tägliche
Dosis kann in einer bis vier Einzeldosen pro Tag, vorzugsweise als
eine Dosis pro Tag, verabreicht werden.
-
Für
die Behandlung von Bluthochdruck liefert das pharmazeutische Präparat vorzugsweise
eine tägliche
Dosis von Eplerenon in einer Menge von etwa 50 mg bis etwa 300 mg,
mehr bevorzugt etwa 50 mg bis etwa 150 mg, und noch mehr bevorzugt
etwa 100 mg. Eine tägliche
Dosis von etwa 0,67 bis 4,00 mg/kg Körpergewicht, vorzugsweise zwischen
etwa 0,67 und etwa 2,00 mg/kg Körpergewicht,
und am meisten bevorzugt etwa 1,33 mg/kg Körpergewicht, kann zweckmäßig sein.
Die tägliche
Dosis kann in einer bis vier Dosierungen pro Tag, vorzugsweise als
eine Dosis pro Tag, verabreicht werden.
-
Für
die Behandlung von mit Leberinsuffizienz einhergehenden Ödemen liefert
das pharmazeutische Präparat
vorzugsweise eine tägliche
Dosis von Eplerenon in einer Menge von etwa 50 mg bis etwa 500 mg, mehr
bevorzugt etwa 100 mg bis 400 mg, und noch mehr bevorzugt etwa 300
mg. Eine tägliche
Dosis von etwa 0,67 bis 6,67 mg/kg Körpergewicht, vorzugsweise zwischen
etwa 1,33 und etwa 5,33 mg/kg Körpergewicht, und
am meisten bevorzugt etwa 4,00 mg/kg Körpergewicht, kann zweckmäßig sein.
Die tägliche
Dosis kann als eine bis vier Dosen pro Tag, vorzugsweise als eine
Dosis pro Tag, verabreicht werden. Es ist gefunden worden, dass
die pharmazeutischen Präparate
gemäß der vorliegenden
Erfindung einen therapeutischen Effekt als Aldosteron-Rezeptorblocker
im Menschen über
einen Zeitraum von etwa 12 bis 24 Stunden, vorzugsweise etwa 24
Stunden nach der oralen Verabreichung, ergeben.
-
Im Allgemeinen ergeben die pharmazeutischen
Präparate
gemäß der vorliegenden
Erfindung eine tägliche
Dosis von Eplerenon, die ausreichend ist, eine Erhöhung des
Blutserum-Renins
und Aldosteron-Konzentrationen im Menschen über einen Zeitraum von etwa
12 bis 24 Stunden, vorzugsweise 24 Stunden nach der oralen Verabreichung,
zu bewirken. Speziell liefern diese Präparate eine tägliche Dosis
von Eplerenon, die ausreichend ist um eine mittlere Erhöhung der
Blutserum-Renin-Konzentration über
einen Zeitraum von etwa 12 bis 24 Stunden, vorzugsweise etwa 24
Stunden, nach Aufnahme des Präparats
von mindestens etwa 10% zu bewirken. Gleichermaßen liefern diese Präparate eine
tägliche
Dosis von Eplerenon, die ausreichend ist, eine mittlere Erhöhung der
Blutserum-Aldosteron-Konzentrationen über einen Zeitraum von etwa
12 bis 24 Stunden, vorzugsweise 24 Stunden, nach Aufnahme des Präparats von
mindestens etwa 50% zu bewirken.
-
Es ist auch gefunden worden, dass
die pharmezeutischen Präparate
gemäß der vorliegenden
Erfindung eine tägliche
Dosis von Eplerenon liefern, die ausreichend ist, eine mittlere
Erhöhung
des Urin-log10 (Natrium/Kalium)-Verhältnisses
beim Menschen über
einen Zeitraum von etwa 12 bis 24 Stunden, vorzugsweise etwa 24
Stunden, nach Aufnahme des Präparats
zu bewirken.
-
Es ist auch gefunden worden, dass
die pharmazeutischen Präparate
gemäß der vorliegenden
Erfindung eine tägliche
Dosis von Eplerenon liefern, die ausreichend ist, eine mittlere
Verringerung des diastolischen Blutdrucks beim Menschen über einen
Zeitraum von etwa 12 bis 24 Stunden, vorzugsweise 24 Stunden, nach
Aufnahme des Präparats
von mindestens etwa. 5% zu bewirken.
-
Einheitsdosierungen
-
Dosiseinheitsformen für die pharmazeutischen
Präparate
können
typischerweise z. B. 10, 20, 25, 37,5, 50, 75, 100, 125, 150, 175,
200, 250, 300, 350 oder 400 mg Eplerenon enthalten. Bevorzugte Dosiseinheitsformen
enthalten etwa 25, 50, 100 oder 150 mg Eplerenon. Die Dosiseinheitsform
kann so ausgewählt
werden, dass eine Anpassung an die gewünschte Frequenz der verwendeten
Verabreichung erfolgt um die spezielle tägliche Dosis zu erreichen.
Die Menge der Einheitsdosisform des pharmazeutischen Präparats,
die verabreicht wird, und das Dosierungs schema für die Behandlung des Zustands
oder der Störung
hängt von
einer Vielzahl von Faktoren ab, mit Einschluss des Alters, des Gewichts,
des Geschlechts und des medizinischen Zustands der Patientinnen
und der Patienten, der Schwere des Zustands oder der Störung, dem
Weg und der Frequenz der Verabreichung ab und kann daher in weitem
Umfang variieren.
-
Es ist jedoch entdeckt worden, dass
die Wirksamkeit der erforderlichen täglichen Dosis des pharmazeutischen
Präparats
gemäß der vorliegenden
Erfindung sich offenbar nicht materiell von einer einmal am Tag erfolgenden
Verabreichung gegenüber
einer zweimal am Tag erfolgenden Verabreichung bezüglich der
in dieser Anmeldung beschriebenen Präparate unterscheiden. Es wird
hypothetisch angenommen, dass die Präparate gemäß der vorliegenden Erfindung
eine genügende
Menge von Eplerenon liefern um eine protrahierte genomische Reaktion
zu hemmen, die durch eine Aldosteronbindung an den Aldosteron-Rezeptorstellen
bewirkt wird. Eine Unterbrechung der Aldosteronbindung durch Eplerenon
verhindert die durch Aldosteron induzierte Genproduktsynthese, was
zu einer ausgedehnten Periode der funktionellen Aldosteron-Rezeptorblockade führt, die
keine aufrechterhaltene Plasma-Eplerenon-Konzentration erfordert.
Demgemäß wird eine
einmal täglich
erfolgende Verabreichung für
solche Tabletten im Hinblick auf die einfache Verabreichung bevorzugt.
-
Form der pharmazeutischen
Präparate
-
Die pharmazeutischen Präparate gemäß der vorliegenden
Erfindung umfassen Eplerenon zusammen mit einem oder mehreren nicht-toxischen,
pharmazeutisch annehmbaren Trägern,
Exzipientien und/oder Adjuvantien (hierin kollektiv als "Trägermaterialien" bezeichnet). Die
Trägermaterialien
müssen
in dem Sinne annehmbar beziehungswiese akzeptabel sein, dass sie
mit den anderen Bestandteilen des Präparats verträglich sind,
und sie dürfen
für den
Empfänger
nicht schädlich
sein. Die pharmazeutischen Präparate
gemäß der vorliegenden
Erfindung können
für die
Verabreichung durch jede beliebige geeignete Route durch Auswahl
von geeigneten Trägermaterialien
und einer Dosis von Eplerenon, die für die vorgesehene Behandlung
wirksam ist, angepasst werden. So können z. B. diese Präparate in
einer Form hergestellt werden, die für die orale, intravaskuläre, intraperiotoneale,
subcutane, intramuskuläre
(IM) oder rektale Verabreichung geeignet ist.
-
Demgemäß kann das verwendete Trägermaterial
ein Feststoff oder eine Flüssigkeit
oder beides sein, und es wird vorzugsweise mit der Verbindung als
Einheitsdosis-Präparat,
z. B. als eine Tablette, formuliert, die etwa 1 bis etwa 95%, vorzugsweise
etwa 10 bis etwa. 75%, mehr bevorzugt etwa 20% bis etwa 60%, und
noch mehr bevorzugt etwa 20% bis etwa 40%, bezogen auf das Gewicht
des Eplerenons, enthält.
Derartige pharmazeutische Präparate
gemäß der Erfindung
können
nach beliebigen der gut bekannten Techniken der Pharmazie hergestellt
werden, die im Wesentlichen aus einem Vermischen der Komponenten
bestehen.
-
Zustandsformen
der vertriebenen Epoxy-steroidalen Aldosteron-Rezeptorantagonisten
-
Die Verwendungen des beanspruchten
Präparats
gemäß der vorliegenden
Erfindung umfasst die Verabreichung einer therapeutisch wirksamen
Menge der Epoxy-steroidalen Aldoste ron-Rezeptorantagonisten, insbesondere
von Epleneron, in allen festen Zustandsformen, entweder als eine
oder mehrere feste Zustandsform per se oder in der Form eines pharmazeutischen
Präparats,
umfassend ein oder mehrere feste Zustandsformen des Eplerenons.
Diese neuen, festen Zustandsformen schließen jedoch ohne Einschränkung darauf solvatisiertes,
kristallines Eplerenon, nicht-solvatisiertes, kristallines Eplerenon
und amorphes Eplerenon sowie alle beliebigen Gemische davon in einem
verwendbaren Verhältnis,
ein.
-
Gemäß einer Verwendung ist das
verabreichte Eplerenon eine nicht-solvatisierte, kristalline Form
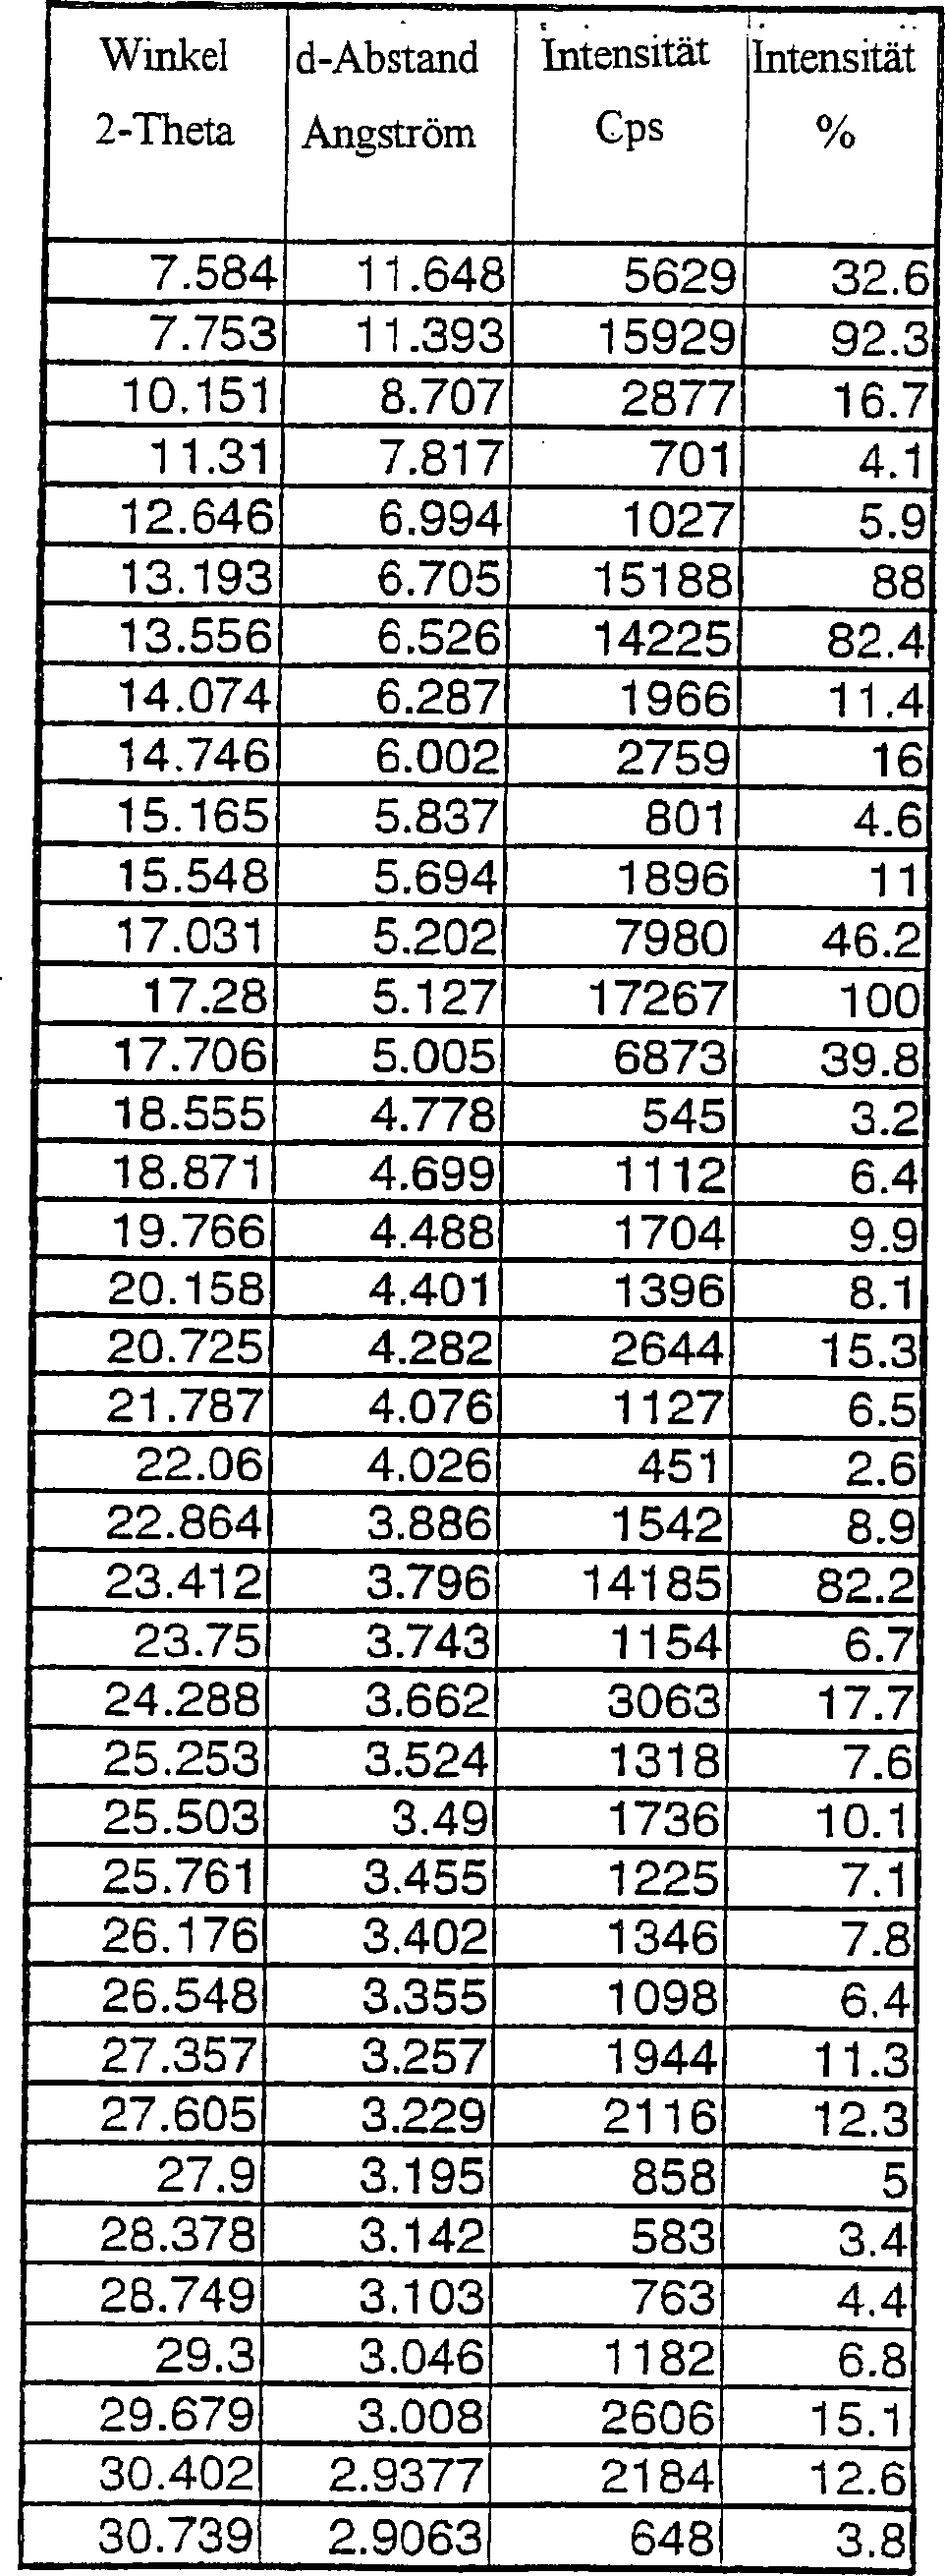
von Eplerenon mit dem in der untenstehenden Tabelle 1A angegebenen
Pulver-Röntgenbeugungsbild
(nachstehend hierin als "Polymorphes
mit höherem
Schmelzpunkt" oder "Form H" bezeichnet).
-
Gemäß einer weiteren Verwendung
der Erfindung ist das verabreichte Eplerenon eine nicht-solvatisierte,
kristalline Form von Eplerenon mit dem in der untenstehenden Tabelle
1B angegebenen Pulver-Röntgenbeugungsbild
(hierin als "Polymorphes
mit niedriegerem Schmelzpunkt" oder "Form L" bezeichnet).
-
Die unformulierte Form H zeigt eine
schnellere Auflösungsgeschwindigkeit
(ungefähr
30% höher)
bei niedrigeren Temperaturen (d. h. Temperaturen unterhalb der enantiotropen Übergangstemperatur,
wie später diskutiert),
als z. B. die unformulierte Form L. Während die Auflösung des
Eplerenons in dem Gastrointestinaltrakt, die die Geschwindigkeit
kontrollierende Stufe für
die Zuführung
des Eplerenons zu den Zielzellen ist, führt eine schnellere Auflösung im
Allgemeinen zu einer verbesserten Bioverfügbarkeit. Die Form H kann daher
im Vergleich zu der Form L ein verbessertes Bioverfügbarkeitsprofil
ergeben. Weiterhin ergibt gleichermaßen die Auswahl einer festen
Zustandsform des Eplerenons mit einer schnelleren Auflösungsgeschwindigkeit
eine größere Flexibilität bei der
Auswahl der Exzipientien für
pharmazeutische Präparate
mit sofortiger Freisetzung und für
ihre Formulierung im Vergleich zu anderen festen Zustandsformen
mit langsamerer Auflösungsgeschwindigkeit.
-
Die Form L besitzt eine größere physikalische
Stabilität
bei niedrigeren Temperaturen (d. h. bei Temperaturen unterhalb der
enantiotropen Übergangstemperatur,
wie später
diskutiert), als z. B. die Form H. Feste Zustandsformen von Eplerenon,
wie die Form L, die nicht die Verwendung von speziellen Verarbeitungs-
oder Lagerungsbedingungen erfordern, und die die Notwendigkeit für einen
häufigen
Ersatz der Anlagen vermeiden, sind erwünscht. So kann z. B. die Auswahl
einer festen Zustandsform von Eplerenon, die während des Herstellungsprozesses
(z. B. während
des Vermahlens des Eplenerons zum Erhalt eines Materials mit verringerter
Teilchengröße und erhöhter spezifischer
Oberfläche)
physikalisch stabil ist, die Notwendigkeit für spezielle Bearbeitungsbedingungen
und die erhöhten
Kosten, die im Allgemeinen mit solchen speziellen Bearbeitungsbedingungen
einhergehen, vermeiden. Gleichermaßen kann die Auswahl einer
festen Zustandsform des Eplerenons, die bei unterschiedlichen Bedingungen
der Lagerung physikalisch stabil ist (insbesondere unter Berücksichtigung
der unterschiedlichen möglichen
Lagerungsbedingungen während
der Lebenszeit des Eplerenon-Produkts) dazu beitragen, polymorphe
oder andere zersetzende Veränderungen
in dem Eplerenon zu vermeiden, die zu einem Verlust des Produkts
oder zu einer Verschlechterung der Produktwirksamkeit führen könnten. Daher
stellt die Auswahl einer festen Zustandsform des Eplerenons, wie
der Form L, mit einer größeren physikalischen
Stabilität,
einen bedeutungsvollen Vorteil gegenüber weniger stabilen Eplerenon-Formen dar.
-
Gemäß einer weiteren Verwendung
gemäß der Erfindung
ist das verabreichte Eplerenon eine solvatisierte, kristalline Form
von Eplerenon. Vorzugsweise sind die solvatisierten, kristallinen
Formen im Wesentlichen von solchen Lösungsmitteln frei, die keine
pharmazeutisch annehmbaren Lösungsmittel
sind. Da die Form H und die Form L typischerweise bei Raumtemperatur
und unter atmosphärischem
Druck physikalisch stabiler sind als die kristallinen Solvate, umfassen
die in solchen Präparaten
verwendeten solvatisierten, kristallinen Formen im Allgemeinen ein
pharmazeutisch annehmbares Lösungsmittel
mit höherem
Siedepunkt und/oder höherer
Wasserstoffbindung, z. B., aber nicht beschränkt auf, Butanol. Es wird angenommen,
dass die solvatisierten, kristallinen Formen kollektiv einen Bereich
von unterschiedlichen Auflösungsgeschwindigkeiten
und in Fällen,
wo die Auflösung
des Eplerenons in dem Gastrointestinaltrakt, die die Geschwindigkeit kontrollierende
Stufe für
die Zuführung
des Eplerenons zu den Zielzellen ist, von unterschiedlichen Bioverfügbarkeiten
bezüglich
der Form H und der Form L bieten können.
-
Gemäß einer weiteren Verwendung
gemäß der Erfindung
ist das verabreichte Eplerenon amorphes Eplerenon. Es wird die Hypothese
aufgestellt, dass dieses amorphe Eplerenon eine unterschiedliche
Auflösungsgeschwindigkeit
hat und wo die Auflösung
des Eplerenons in dem Gastrointestinaltrakt, die die Geschwindigkeit
kontrollierende Stufe für
die Zuführung
des Eplerenons zu den Zielzellen ist, eine unterschiedliche Bioverfügbarkeit
bezüglich
der Form H und der Form L besitzt.
-
Gemäß einer weiteren Verwendung
ist das verabreichte Eplerenon eine Kombination, umfassend eine erste
feste Zustandsform von Eplerenon und eine zweite feste Zustandsform
von Eplerenon. Im Allgemeinen werden die ersten und die zweiten
festen Zustandsformen von Eplerenon aus der Form H, der Form L,
aus solvatisiertem Eplerenon und aus amorphem Eplerenon ausgewählt. Im
Allgemeinen beträgt
das Gewichtsverhältnis
der genannten ersten festen Zustandsform zu der genannten zweiten
festen Zustandsform vorzugsweise mindestens etwa 1 : 9, mehr bevorzugt
mindestens etwa 1: 1, noch mehr bevorzugt mindestens etwa 2 : 1, noch
mehr bevorzugt mindestens etwa 5 : 1 und noch mehr bevorzugt mindestens
etwa 9 : 1.
-
Gemäß einer weiteren Verwendung
ist das Eplerenon in der Form eines pharmazeutischen Präparats zu
verabreichen, wobei die gesamte Menge des in dem Präparat enthaltenen
Eplerenons als phasenreine Form H vorhanden ist.
-
Gemäß einer weiteren Verwendung
ist das Eplerenon in der Form eines pharmazeutischen Präparats zu
verabreichen, wobei die Gesamtmenge des in dem Präparat enthaltenen
Eplerenons als reine Phasenform L vorhanden ist.
-
Gemäß einer weiteren Verwendung
ist das Eplerenon in der Form eines pharmazeutischen Präparats zu
verabreichen, wobei die Gesamtmenge des in dem Präparat enthaltenen
Eplerenons als reinphasiges, solvatisiertes, kristallines Eplerenon
vorhanden ist.
-
Gemäß einer weiteren Verwendung
ist das Eplerenon in der Form eines pharmazeutischen Präparats zu
verabreichen, wobei die Gesamtmenge des in dem Präparat enthaltenen
Eplerenons als amorphes Eplerenon vorhanden ist.
-
Gemäß einer weiteren Verwendung
ist das Eplerenon in der Form eines pharmazeutischen Präparats zu
verabreichen, wobei das Präparat
eine erste feste Zustandsform des Eplerenons und eine zweite feste
Zustandsform des Eplerenons umfasst, und die ersten und die zweiten
festen Zustandsformen des Eplerenons aus der Form H, der Form L,
aus solvatisiertem Eplerenon und aus amorphem Eplerenon ausgewählt werden. Im
Allgemeinen ist das Gewichtsverhältnis
der genannten ersten festen Zustandsform zu der genannten zweiten
festen Zustandsform vorzugsweise mindestens etwa 1 : 9, vorzugsweise
etwa 1 : 1, mehr bevorzugt mindestens etwa 2 : 1, mehr bevorzugt
mindestens etwa 5 : 1 und noch mehr bevorzugt mindestens etwa 9
: 1.
-
Gemäß einer weiteren Verwendung
ist das Eplerenon in Form eines pharmazeutischen Präparats zu verabreichen,
wobei das Präparat
beide Formen H und L umfasst. Das Verhältnis der Menge der Form L
zu der Form H in dem Präparat
liegt im Allgemeinen etwa zwischen 1 : 20 bis etwa 20 : 1. Gemäß weiteren
Ausführungsformen
liegt z. B. dieses Verhältnis
zwischen etwa 10 : 1 bis etwa 1 : 10; etwa 5 : 1 bis etwa 1 : 5;
etwa 2 : 1 bis etwa 1 : 2; oder etwa 1 : 1.
-
Obgleich alle der obigen Verwendungen
die Verabreichung einer festen Zustandsform von Eplerenon über einen
breiten Bereich der Teilchengrößen des
Eplerenons umfassen können,
ist gefunden worden, dass, wenn die Auswahl der festen Zustandsform
des Eplerenons mit einer Verringerung der Teilchengröße des Eplerenons
kombiniert wird, dies die Bioverfügbarkeit des unformulierten
Eplerenons und von pharmazeutischen Präparaten, umfassend diese feste
Zustandsform von Eplerenon, verbessern kann.
-
Gemäß einer solchen Ausführungsform
ist die Teilchengröße D90 des unformulierten Eplerenons oder des
als Ausgangsmaterial in dem pharmazeutischen Präparat verwendeten Eplerenons
im Allgemeinen kleiner als etwa 400 Mikrometer, vorzugsweise kleiner
als etwa 200 Mikrometer, mehr bevorzugt kleiner als etwa 150 Mikrometer,
noch mehr bevorzugt kleiner als etwa 100 Mikrometer und noch mehr
bevorzugt kleiner als etwa 90 Mikrometer. Gemäß einer weiteren Ausführungsform
liegt die Teilchengröße D90 zwischen etwa 40 Mikrometer bis etwa 100
Mikrometer. Gemäß einer
weiteren Ausführungsform
liegt. die Teilchengröße D90 zwischen etwa 30 Mikrometer bis etwa 50
Mikrometer. Gemäß einer
weiteren Ausführungsform
liegt die Teilchengröße D90 zwischen etwa 50 Mikrometer bis etwa 150
Mikrometer. Gemäß einer
weiteren Ausführungsform
liegt die Teilchengröße D90 zwischen etwa 75 Mikrometer und etwa 125
Mikrometer.
-
Gemäß einer weiteren derartigen
Ausführungsform
ist die Teilchengröße D90 des unformulierten Eplerenons oder des
als Ausgangsmaterial in dem pharmazeutischen Präparat verwendeten Eplerenons
im Allgemeinen kleiner als etwa 15 Mikrometer, vorzugsweise kleiner
als etwa 1 Mikrometer, mehr bevorzugt kleiner als etwa 800 nm, noch
mehr bevorzugt kleiner als etwa 600 nm und noch mehr bevorzugt kleiner
als etwa 400 nm. Gemäß einer
weiteren Ausführungsform
liegt die Teilchengröße D90 zwischen etwa 10 nm und etwa 1 Mikrometer.
Gemäß einer
weiteren Ausführungsform
liegt die Teilchengröße D90 zwischen etwa 100 nm und etwa 800 nm.
Gemäß einer
weiteren Ausführungsform
liegt die Teilchengröße D90 zwischen etwa 200 nm und etwa 600 nm.
Gemäß einer
weiteren Ausführungsform
liegt die Teilchengröße D90 zwischen etwa 400 nm und etwa 800 nm.
-
Feste Zustandsformen des Eplerenons
mit einer Teilchengröße von weniger
als etwa 15 Mikrometer können
gemäß im Stand
der Technik bekannten, anwendbaren Verringerungstechniken der Teilchengröße hergestellt
werden. Solche Techniken schließen
jedoch, ohne Einschränkung
darauf, solche ein, die in den US-Patenten Nr. 5 145 684, 5 318
767, 5 384 124 und 5 747 001 beschrieben werden. Auf die US-Patente
Nr. 5 145 684, 5 318 767, 5 384 124 und 5 747 001 wird hierin ausdrücklich Bezug
genommen. Bei dem Verfahren gemäß der US-PS
Nr. 5 145 684 werden z. B. Teilchen mit geeigneter Größe dadurch
hergestellt, dass das Eplerenon in einem flüssigen Dispergierungsmedium
dispergiert wird, und dass das Gemisch in Gegenwart von Vermahlungsmedien
nassvermahlen wird um die Teilchen zu der gewünschten Größe zu verkleinern. Wenn es
notwendig oder von Vorteil ist, dann kann die Verringerung der Teilchengröße in Gegenwart
eines Oberflächenmodifizierungsmittels
durchgeführt
werden.
-
Definitionen
-
Die im Zusammenhang mit Eplerenon
verwendete Bezeichnung "amorph" bezieht sich auf
einen festen Zustand, in dem die Eplerenon-Moleküle in einer beliebigen Anordnung
vorhanden sind und kein unterscheidbares Kristallgitter oder keine
entsprechende Zelleinheit bilden. Beim Unterwerfen einer Pulver-Röntgenbeugungsanalyse
liefert das amorphe Eplerenon keinerlei charakteristische kristalline
Peaks.
-
Wenn in dieser Anmeldung vom "Siedepunkt" einer Substanz oder
einer Lösung
die Rede ist, dann soll die Bezeichnung "Siedepunkt" den Siedepunkt der Substanz oder der
Lösung
bei den angewendeten Prozessbedingungen bedeuten.
-
Die hierin im Zusammenhang mit Eplerenon
verwendete Bezeichnung "kristalline
Form" soll eine
feste Zustandsform bedeuten, bei der die Eplerenon-Moleküle unter
Bildung eines wahrnehmbaren Kristallgitters angeordnet sind, das
(i) unterscheidbare Zelleinheiten umfasst, und (ii) Beugungspeaks
ergibt, wenn es einer Röntgenstrahlung
unterworfen wird.
-
Die in der gesamten Anmeldung verwendete
Bezeichnung "Kristallisation" kann eine Kristallisation und/oder
Umkristallisation, je nach den einschlägigen Umständen, betreffend die Herstellung
des Eplerenon-Ausgangsmaterials, bedeuten.
-
Die Bezeichnung "Aufschluss" bedeutet ein Verfahren, bei dem eine
Aufschlämmung
von festem Eplerenon in einem Lösungsmittel
oder einem Gemisch von Lösungsmitteln
zum Siedepunkt des Lösungsmittels oder
des Gemisches von Lösungsmitteln
bei den einschlägigen
Verfahrensbedingungen erhitzt wird.
-
Die hierin verwendete Bezeichnung "direkte Krstallisation" bedeutet die Kristallisation
von Eplerenon direkt aus einem geeigneten Lösungsmittel ohne die Bildung
und Desolvatisierung einer solvatisierten, kristallinen, festen
Zwischenzustandsform von Eplerenon.
-
Die hierin verwendete Bezeichnung "Teilchengröße" bedeutet die Teilchengröße, gemessen
durch herkömmliche
Messtechniken für
die Teilchengröße, die
im Stand der Technik gut bekannt sind, wie z. B. Laserlichtstreuung,
Sedimentationsfeld-Fließfraktionierung,
Photonenkorrelationsspektroskopie oder Scheibenzentrifugierung.
-
Die Bezeichnung "Teilchengröße D90" bedeutet die Teilchengröße von mindestens
90% der Teilchen, gemessen durch derartige herkömmliche Messtechniken zur Bestimmung
der Teilchengröße.
-
Die Bezeichnung "Reinheit" bedeutet die chemische Reinheit des
Eplerenons gemäß einem
herkömmlichen
HPLC-Assay. Die hierin verwendete Bezeichnung "Eplerenon mit niedriger Reinheit" bedeutet im Allgemeinen
Eplerenon, das eine wirksame Menge eines Wachstumsförderungsmittels
für die
Form H und/oder eines Inhibitors für das Wachstum der Form L enthält. Die
hierin verwendete Bezeichnung "Eplerenon mit
hoher Reinheit" bedeutet
im Allgemeinen, dass das Eplerenon keine wirksame Menge oder weniger
als eine wirksame Menge eines Förderungsmittels
für das
Wachstum der Form H und/oder eines Inhibitors für das Wachstum der Form L enthält.
-
Die Bezeichnung "Phasenreinheit" bedeutet die Reinheit des festen Zustands
von Eplerenon bezüglich
der teilchenförmigen,
kristallinen oder amorphen Form des Eplerenons, bestimmt durch die
hierin beschriebenen analytischen infrarotspektroskopischen Methoden.
-
Die Bezeichnung "XPRD" bedeutet
Pulver-Röntgenbeugung.
-
Die Bezeichnung "Tm" bedeutet die Schmelztemperatur.
-
Charakterisierung der
festen Zustandsform
-
1. Molekulare
Konformation
-
Die Röntgenstrahlenanalyse des Einkristalls
weist darauf hin, dass sich die molekulare Konformation des Eplerenons
zwischen der Form H und der Form L unterscheidet, und zwar insbesondere
hinsichtlich der Orientierung der Estergruppe in 7-Position des
Steroidrings. Die Orientierung der Estergruppe kann durch den C8-C7-C23-42-Torsionswinkel
definiert werden.
-
Im Kristallgitter der Form H hat
das Eplerenon-Molekül
eine Konformation angenommen, bei der die Methoxygruppe des Esters
ungefähr
mit der C-H-Bindung in 7-Position ausge richtet ist, und die Carbonylgruppe
ungefähr
oberhalb des Zentrums des B-Steroidrings positioniert ist. Der C8-C7-C23-02-Torsionswinkel
beträgt
bei dieser Konformation ungefähr –73,0°. Bei dieser
Orientierung befindet sich das Carbonylsauerstoffatom der Estergruppe
(01) im engen Kontakt mit dem Sauerstoffatom des 9,11-Epoxidrings
(04). Der 01-04-Abstand beträgt
etwa 2,97 Å,
was gerade unterhalb des van der Waal'schen Kontaktabstands von 3,0 Å ist (wenn man
für den
Sauerstoff van der Waal'sche
Radien von 1,5 Å annimmt).
-
Beim Kristallgitter der Form L nimmt
das Eplerenon-Molekül
eine Konformation ein, bei der die Estergruppe ungefähr 150° relativ
zu derjenigen der Form H gedreht ist. Der C8-C7-C23-02-Torsionswinkel beträgt ungefähr +76,9°. Bei dieser
Orientierung ist die Methoxygruppe des Esters in Richtung auf das
4,5-Alkensegment des A-Steroidrings gerichtet. Bei dieser Orientierung
ist der Abstand zwischen jedem Sauerstoffatom der Estergruppe (01,02)
und dem Sauerstoffatom des 9,11-Epoxidrings gegenüber dem
für die
Form H ermittelten Abstand erhöht.
Der 02-04-Abstand beträgt
ungefähr
3,04 Å,
was gerade oberhalb des van der Waal'schen Kontaktabstand fällt. Der
01-04-Abstand beträgt
etwa 3,45 Å.
-
Es sieht so aus, dass das Eplerenon-Molekül eine Konformation
annimmt, die für
die Form L in den solvatisierten kristallinen Formen, analysiert
durch derzeit eine Einkristall-Röntgenbeugung,
charakterisiert ist.
-
2. Pulver-Röntgenbeugung
-
Die verschiedenen kristallinen Formen
des Eplerenons wurden mit entweder einem Siemens D5000-Pulverdiffraktometer
oder einem Inel-Mehrzweckdiffraktometer analysiert. Bei dem Siemens D5000-Pulverdiffraktometer
wurden die Rohwerte für
2q-Werte von 2 bis 50 mit Stufen von 0,020 und Stufenperioden von
zwei Sekunden gemessen. Für
das Inel-Mehrzweckdiffraktometer
wurden die Proben in einen Aluminium-Probenhalter eingebracht, und
die Rohwerte wurden gleichzeitig für 30 Minuten bei allen zwei
Theta-Werten gesammelt.
-
In den Tabellen 1A, 1B und 1C sind
die signifikanten Parameter der Hauptpeaks, ausgedrückt als 2q-Werte,
und die Intensitäten
für die
Form H (hergestellt durch Desolvatisierung des Ethanolsolvats, erhalten durch
Aufschluss von Eplerenon mit niedriger Reinheit), der Form L (hergestellt
durch Desolvatisierung des Methylketonsolvats, erhalten durch Umkristallisation
von Eplerenon mit hoher Reinheit), und das Methylethylketonsolvat
(hergestellt durch Raumtemperatur-Aufschlämmungsumwandlung von Eplerenon
mit hoher Reinheit in Methylethylketon) beziehungweise die kristallinen
Formen von Eplerenon (Röntgenstrahlung
bei einer Wellenlänge
von 1,54056 Angstrom) zusammengestellt.
-
Kleinere Verschiebungen der Peakpositionierung
können
in den Beugungsbildern der Form H und der Form L als Ergebnis von
Unzulänglichkeiten
des Abstands der Kristallbeugungsebenen aufgrund des Herstellungswegs
der Form H und der Form L (d. h. der Desolvatisierung eines Solvats)
vorhanden sein. Weiterhin ist die Form H aus einem Solvat isoliert
worden, das durch Aufschluss von rohem Eplerenon hergestellt worden ist.
Dieses Verfahren führt
zu einer niedrigeren chemischen Gesamtreinheit (ungefähr 90%)
der Form H. Schließlich
wird an genommen, dass die solvatisierten Formen von Eplerenon eine
gewisse Verschiebung der Positionierung der Beugungspeaks aufgrund
der erhöhten
Mobilität
der Lösungsmittelmoleküle innerhalb
der Lösungsmittelkanäle in dem
Kristallgitter zeigen.
-
TABELLE
1A: WERTE DER FORM H
-
TABELLE
1B: WERTE DER FORM L
-
TABELLE
1C: WERTE FÜR
METHYLETHYLKETON
-
Graphische Beispiele für die Röntgenbeugungsbilder
der kristallinen Formen von Eplerenon, nämlich der Form H, der Form
L und des Methylethylketonsolvats, sind in den 1-A, 1-B bzw. 1-C gezeigt. Die Form H
zeigt unterscheidbare Peaks bei 7,0 ± 0,2, 8,3 ± 0,2 und
12,0 ± 0,2
Grad Zwei-Theta. Die Form L zeigt unterscheidbare Peaks bei 8,0 ± 0,2,
12,4 ± 0,2,
12,8 ± 0,2
und 13,3 ± 0,2
Grad Zwei-Theta. Die kristalline Form des MethylethylKetons zeigt
unterscheidbare Peaks bei 7,6 ± 0,2,
7,8 ± 0,2
und 13,6 ± 0,2
Grad Zwei-Theta.
-
3. Schmelz/Zersetzungstemperatur
-
Die Temperaturen des Schmelzens und/oder
der Zersetzung der nichtsolvatisierten kristallinen Formen von Eplerenon
wurden unter Verwendung eines Differential-Scanning-Calorimeters, nämlich des
TA-Instruments 2920, bestimmt. Jede Probe (1–2 mg) wurde entweder in eine
abgeschlossene oder nichtabgeschlossene Aluminiumpfanne eingegeben
und mit 10°C/Minute
erhitzt. Die Schmelz/Zersetzungsbereiche wurden aus dem extrapolierten
Beginn bis zum Maximum der Schmelz/Zersetzungsendotherme definiert.
-
Das Schmelzen der nichtsolvatisierten
Kristallformen des Eplerenon (Form H und Form L) war mit einer chemischen
Zersetzung und einem Verlust des eingefangenen Lösungsmittels aus dem Kristallgitter
verbunden. Die Schmelz/Zersetzungstemperatur wurde auch von Manipulationen
des Feststoffs vor der Analyse beeinflusst. So hatte z. B. die nichtgemahlene
Form L (ungefähre
Teilchengröße D90 von etwa 180–450 Mikrometer), hergestellt
durch direkte Kristallisation aus einem geeigneten Lösungsmittel
oder durch Desolvatisierung eines Solvats, erhalten durch Kristallisation
von Eplerenon mit hoher Reinheit in einem geeigneten Lösungsmittel
oder Gemisch von Lösungsmitteln,
im Allgemeinen einen Schmelzbereich von etwa 237 bis 242°C. Die gemahlene
Form L (ungefährte
Teilchengröße D90 von etwa 80 bis 100 Mikrometer) (Form
L, hergestellt durch Kristallisation eines Solvats aus einer Lösung von
Eplerenon mit hoher Reinheit in einem geeigneten Lösungsmittel
oder Gemisch von Lösungsmitteln,
Desolvatisierung des Solvats um die Form L zu ergeben und Vermahlen
der resultierenden Form L), im Allgemeinen einen niedrigeren und
breiteren Schmelz/Zersetzungsbereich von etwa 223–234°C. Die nichtgemahlene
Form H (ungefähre
Teilchengröße D90 von etwa 180 bis 450 Mikrometer), hergestellt
durch Desolvatisierung eines Solvats, erhalten durch einen Aufschluss
von Eplerenon mit niedriger Reinheit, hatte im Allgemeinen einen
höheren
Schmelz/Zersetzungsbereich von etwa 247–251°C. Beispiele von DSC-Thermogrammen
von (a) der nichtgemahlenen Form L direkt aus Methylethylketon kristallisiert,
(b) der nicht gemahlenen Form L, hergestellt durch Desolvatisierung
eines Solvats, erhalten durch Kristallisation von Eplerenon mit
hoher Reinheit aus Methylethylketon, (c) der Form L, hergestellt
durch Vermahlen eines desolvatisierten Solvats, erhalten durch Kristallisation
von Eplerenon mit hoher Reinheit aus Methylethylketon, und (d) einer
nichtgemahlenen Form H, hergestellt durch Desolvatisierung eines
Solvats, erhalten durch Aufschluss von Epleneron mit niedriger Reinheit
aus Methylethylketon, werden in den 2-A, 2-B, 2-C bzw. 2-D gegeben.
-
Die DSC-Thermogramme der solvatisierten
Formen von Eplerenon wurden unter Verwendung eines Differential-Scanning-Kalorimeters
von Perkin Elmer Pyris 1 bestimmt. Jede Probe (1 bis 10 mg) wurde
in eine nichtverschlossene Aluminiumpfanne eingegeben und mit 10°C/Minute
erhitzt. Ein oder mehrere endotherme Vorgänge bei niedrigeren Temperaturen
waren mit Enthalpieveränderungen
assoziiert, die beim Verlorengehen des Lösungsmittels aus dem Solvatkristallgitter
auftraten. Die Endotherme der höchsten
Temperatur oder die Endothermen waren mit dem Schmelzen/Zersetzung
des Eplerenons der Form L oder der Form H assoziiert.
-
4. Infrarotabsorptionsspektroskopie
-
Die Infrarotabsorptionsspektra der
nichtsolvatisierten Formen von Eplerenon (Form H und Form L) wurden
mit einem Nicolet DRIFT (diffuse reflectance infrared fourier transform)-Magna-System 550-Spektrophotometer
bestimmt. Es wurden ein Spectra-Tech-Kollektorsystem und eine Mikroprobenschale
verwendet. Proben (5%) wurden in Kaliumbromid analysiert und bei
400 bis 4000 cm–1 gescannt. Die Infrarotabsorptionsspektren
von Eplerenon in verdünnter
Chloroformlösung
(3%) oder der solvatisierten Kristallformen wurden mit einem Bio-rad-FTS-45-Spektrophotometer
erhalten. Lösungen
der Proben in Chloroform wurden unter Verwendung einer Lösungszelle
mit einer Weglänge
von 0,2 mm mit Natriumchloridsalz-Plättchen analysiert. Die Solvat-FTIR-Spektren
wurden unter Verwendung einer IBM-Micro-MIR (multiple internal reflectance)-Einrichtung
gesammelt. Die Proben wurden bei 400 bis 4000 cm–1 gescannt.
Beispiele für
die Infrarotabsorptionsspektra von (a) der Form H, (b) der Form
L, (c) des Methylethylketonsolvats und (d) des Eplerenons in Chloroformlösung sind
in den 3-A, 3-B, 3-C bzw. 3-D gezeigt.
-
Die Tabelle 2 zeigt illustrative
Absorptionsbanden für
Eplerenon in der Form H, der Form L und der Kristallform des Methylethylketonsolvats.
Illustrative Absorptionsbanden für
Eplerenon in Lösung
mit Chloroform sind gleichfalls zum Vergleich angegeben. Unterschiede
zwischen der Form H und entweder der Form L oder dem Methylethylketonsolvat
wurden beispielsweise im Carbonylbereich des Spelctrums beobachtet.
Die Form H hatte eine Estercarbonyl-Streckschwingung von etwa 1739
cm–1,
während
sowohl die Form L, als auch das Methylethylketonsolvat eine entsprechende
Streckschwingung bei ungefähr
1724 und 1722 cm–1 hatte. Die Estercarbonyl-Streckschwingung
tritt bei ungefähr
1727 cm–1 in
dem Eplerenon in Chloroformlösung
auf. Die Veränderung
der Streckfrequenz des Estercarbonyls zwischen der Form H und der
Form L spiegelt die Veränderung
der Orientierung der Estergruppe zwischen den zwei Kristallformen
wider. Weiterhin ist die Streckschwingung des Esters des konjugierten
Ketons in dem A-Steroidring von ungefähr 1664 bis 1667 cm–1 in
entweder der Form H oder des Methylethylketonsolvats zu ungefähr 1655
cm–1 in
der Form L verschoben worden. Die entsprechende Carbonylstreckschwingung
tritt bei ungefähr
1665 cm–1 in
verdünnter
Lösung
auf.
-
Eine weitere Differenz zwischen der
Form H und der Form L wurde in dem C-H-Biegungsbereich beobachtet. Die Form
H hat eine Absorption von ungefähr
1399 cm–1,
die bei der Form L, dem Methylethylketonsolvat oder dem Eplerenon
in Chloroformlösung
nicht beo bachtet wird. Die Streckung bei 1399 cm–1 erfolgt
im Bereich der CH2-Verschneidung für die C2-
und C21-Methylengruppen, angrenzend an die Carbonylgruppen.
-
-
5. Kernmagnetische Resonanz
-
Die 13C-NMR-Spektren
wurden bei einem Feld von 31,94 MHz erhalten. Beispiele für die13C-NMR-Spektren der Form H und der Form
L des Eplerenons sind in den 4 und 5 gezeigt. Die zum Erhalt
der Werte der 4 analysierte
Form H des Eplerenons war nicht phasenrein und schloss eine kleine Menge
der Form L des Eplerenons ein. Die Form H unterscheidet sich am
klarsten durch die Kohlenstoffresonanzen bei ungefähr 64,5
ppm, 24,7 ppm und 19,2 ppm. Die Form L unterscheidet sich am klarsten
durch die Kohlenstoffresonanzen bei ungefähr 67,1 ppm und 16,0 ppm.
-
6. Thermogravimetrie
-
Die thermogravimetrische Analyse
der Solvate wurde unter Verwendung von thermogravimetrischen Analysegeräten, TA-Instrumenten
TGA 2950, durchgeführt.
Die Proben wurden in eine unverschlossene Aluminiumpfanne unter
Stickstoffspülung
eingebracht. Die Ausgangstemperatur betrug 25°C, und die Temperatur wurde
mit einer Geschwindigkeit von etwa 10°C/Minute erhöht. Ein Beispiel des thermogravimetrischen
Analyseprofils für
das Solvat ist in der 6-A angegeben.
-
7. Einheitszellen-Parameter
-
In den untenstehenden Tabellen 3A,
3B und 3C sind die Einheitszellen-Parameter bestimmt für die Form
H, die Form L und mehrere solvatisierte kristalline Formen zusammenfassend
angegeben.
-
-
-
-
Weitere Informationen hinsichtlich
der ausgewählten
solvatisierten kristallinen Formen des Eplerenons sind in der untenstehenden
Tabelle 4 zusammengestellt. Die Einheitszellen-Werte, die in der obigen Tabelle 3A
für das
Methylethylketonsolvat angegeben sind, sind repräsentativ für Einheitszellen-Parameter
für viele dieser
weiteren kristallinen Eplerenon-Solvate. Die meisten getesteten
kristallinen Eplerenon-Solvate waren zueinander im Wesentlichen
isostrukturell. Obgleich eine geringfügige Verschiebung der Röntgenpulverbeugungspeaks
von einer solvatisierten kristallinen Form zu der nächsten aufgrund
der Größe des eingearbeiteten Lösungsmittelmoleküls auftreten
kann, sind die Gesamtbeugungsbilder im Wesentlichen die gleichen,
und die Einheitszellen-Parameter und die molekularen Positionen
sind für
die meisten getesteten Solvate im Wesentlichen identisch.
-
-
Die Einheitszelle des Solvats besteht
aus vier Eplerenon-Molekülen.
Die Stöchiometrie
der Eplerenon-Moleküle
und der Lösungsmittelmoleküle in der
Einheitszelle ist gleichfalls in obiger Tabelle 3 für eine Anzahl
von. Solvaten angegeben. Die Einheitszelle der Form H besteht. aus
vier Eplerenon-Molekülen.
Die Einheitszelle der Form L besteht aus zwei Eplerenon-Molekülen. Die
Solvat-Einheitszellen werden während
der Desolvatisierung in Einheitszellen der Form H und/oder der Form
L umgewandelt, wenn die Eplerenon-Moleküle eine Translation und eine
Rotation erfahren um die von den Lösungsmittelmolekülen freigelassenen
Räume zu
füllen.
Die Tabelle 4 gibt auch die Desolvatisierungstemperaturen für eine Anzahl
von verschiedenen Solvaten an.
-
8. Kristalleigenschaften
der verunreinigenden Moleküle
-
Ausgewählte Verunreinigungen in dem
Eplerenon können
eine Bildung der Form H während
der Desolvatisierung des Solvats induzieren. Insbesondere wurde
der Effekt der folgenden zwei verunreinigenden Moleküle bestimmt:
7-Methylhydrogen-4α,5α:9α,11α-Diepoxy-17-hydroxy-3-oxo-17α-pregnan-7α,21-dicarboxylat, γ-Lacton 3
(das "Diepoxid"); und 7-Methylhydrogen-11α,12α-epoxy-17-hydroxy-3-oxo-17α-pregn-4-en-7α,21-dicarboxylat, γ-Lacton 4 (das "11,12-Epoxid").
-
-
Der Effekt dieser verunreinigenden
Moleküle
auf die kristalline Form des Eplerenons, resultierend aus einer
Desolvatisierung, wird genauer in den Beispielen dieser Anmeldung
beschrieben.
-
Unter Annahme einer Ähnlichkeit
der Einkristallstruktur von 7-Methylhydrogen-17-hydroxy-3-oxo-17α-pregna-4,9(11)-dien-7α,21-dicarboxylat, γ-Lacton 5
(das "9,11-Olefin") und der Form H,
wird die Hypothese aufgestellt, dass das 9,11-Olefin auch die Bildung
der Form H während
der Desolvatisierung des Solvats induzieren kann.
-
-
Das Diepoxid, das 11,12-Olefin und
das 9,11-Olefin können
z. B. nach den Angaben der Beispiele 47C, 47B und 37H der WO98/25948
hergestellt werden.
-
Eine Einkristallform wurde für jede verunreinigende
Verbindung isoliert. Repräsentative
Pulver-Röntgenbeugungsbilder
für die
Kristallformen, isoliert für
das Diepoxid, das 11,12-Epoxid
und das 9,11-Olefin, werden in den 7, 8 und 10 angegeben. Das Pulver-Röntgenbeugungsbild jedes verunreinigenden
Moleküls ist ähnlich dem
Pulver- Röntgenbeugungsbild
der Form H, was darauf hinweist, dass die Form H und die drei verunreinigenden
Verbindungen ähnliche
Einkristallstrukturen haben.
-
Einkristalle jeder verunreinigenden
Verbindung wurden ebenfalls isoliert und einer Röntgenstrukturuntersuchung unterworfen
um zu verifizieren, dass diese drei Verbindungen Einkristallstrukturen
annehmen, die ähnlich
sind denjenigen der Form H. Einkristalle des Di-epoxids wurden aus
Methylethylketon isoliert. Einkristalle des 11,12-Epoxids wurden
aus Isopropanol isoliert. Einkristalle des 9,11-Olefins wurden aus
n-Butanol isoliert. Die Werte der Kristallstruktur, die für die kristalline
Form jeder verunreinigenden Verbindung bestimmt wurden, sind in
Tabelle 5 zusammengestellt. Das resultierende Kristallsystem und
die Zellparameter waren im Wesentlichen für die kristallinen Formen der
Form H des Diepaxids, des 11,12-Epoxids und des 9,11-Olefins gleich.
-
-
Die vier in Tabelle 5 angegebenen
Verbindungen kristallisieren in der gleichen Raumgruppe, und sie haben ähnliche
Zellparameter (d. h., sie sind isostrukturell). Es wird die Hypothese
aufgestellt, dass das Diepoxid, das 11,12-Epoxid und das 9,11-Olefin
eine Konfurmation der Form H annehmen. Die relativ leichte Isolierung
einer Packung der Form H (direkt aus der Lösung) für jede verunreinigende Verbindung
weist darauf hin, dass das Gitter der Form H eine geeignete Packungsart
für diese
Reihe von strukturell ähnlichen
Verbindungen ist.
-
Herstellung des Eplerenons
-
Das zur Herstellung der neuen kristallinen
Formen gemäß der vorliegenden
Erfindung verwendete Eplerenon-Ausgangsmaterial kann nach den in
den WO-Publikationen WO97/21720 und WO98/25948, und insbesondere
dem Schema 1 in WO97/21720, hergestellt werden.
-
Herstellung der kristallinen
Formen
-
1. Herstellung
der soivatisierten kristallinen Form
-
Die solvatisierten kristallinen Formen
des Eplerenons können
durch Kristallisation des Eplerenons aus einem geeigneten Lösungsmittel
oder einem Gemisch von geeigneten Lösungsmitteln hergestellt werden.
Ein geeignetes Lösungsmittel
oder Gemisch von geeigneten Lösungsmitteln
umfasst im Allgemeinen ein organisches Lösungsmittel oder ein Gemisch
von organischen Lösungsmitteln,
das Eplerenon zusammen mit irgendwelchen Verunreinigungen bei erhöhter Temperatur
löst, jedoch
nach dem Abkühlen
bevorzugt das Solvat kristallisiert. Die Löslichkeit des Eplerenons in
solchen Lösungsmitteln
oder Gemischen von Lösungsmitteln
beträgt
im Allgemeinen etwa 5 bis etwa 200 mg/ml bei Raumtemperatur. Das
Lösungsmittel
oder die Gemische von Lösungsmitteln
werden vorzugsweise aus solchen Lösungsmitteln ausgewählt, die
zuvor zur Herstellung des Eplerenon-Ausgangsmaterials, insbesondere
solchen Lösungsmitteln,
die pharmazeutisch annehmbar wären,
wenn sie in der fertigen pharmazeutischen Zubereitung, umfassend
die kristalline Eplerenon-Form, vorhanden wären, ausgewählt. So ist im Allgemeinen
ein Lösungsmittelsystem,
umfassend Methylenchlorid, das ein Solvat, umfassend Methylenchlorid,
liefert, im Allgemeinen nicht zweckmäßig.
-
Jedes verwendete Lösungsmittel
ist vorzugsweise ein pharmazeutisch annehmbares Lösungsmittel, und
insbesondere ein Lösungsmittel
der Klasse 2 oder der Klasse 3, wie in "Impurities: Guideline For Residual Solvents", International Conference
On Harmonisation Of Technical Requirements For Registration Of Pharmaceuticals
For Human Use (empfohlen für
die Verwendung in Stufe 4 des ICH-Prozesses am 17 Juli 1997 durch
das ICH Steering Committee) definiert. Es wird noch mehr bevorzugt,
dass das Lösungsmittel
oder das Gemisch von Lösungsmitteln
aus der Gruppe, bestehend aus Methylethylketon, 1-Propanol, 2-Pentanon,
Essigsäure,
Aceton, Butylacetat, Chloroform, Ethanol, Isobutanol, Isobutylacetat,
Methylacetat, Ethylpropionat, n-Butanol, n-Octanol, Isopropanol,
Propylacetat, Propylenglykol, t-Butanol, Tetrahydrofuran, Toluol,
Methanol und t-Butylacetat, ausgewählt wird. Noch mehr wird bevorzugt,
dass das Lösungsmittel
aus der Gruppe, bestehend aus Methylethylketon und Ethanol, ausgewählt wird.
-
Zur Herstellung der solvatisierten
kristallinen Form des Eplerenon wird eine bestimmte Menge des Eplerenon-Ausgangsmaterials
in einem bestimmten Volumen des Lösungsmittels aufgelöst und abgekühlt, bis sich
Kristalle bilden. Die Lösungsmitteltemperatur,
bei der das Eplerenon dem Lösungsmittel
zugesetzt wird, wird im Allgemeinen anhand der Löslichkeitskurve des Lösungsmittels
oder des Gemisches der Lösungsmittel ausgewählt. Für die meisten
der hierin beschriebenen Lösungsmittel
ist diese Lösungsmitteltemperatur
typischerweise mindestens etwa 30°C
und liegt vorzugsweise im Bereich von etwa 25°C bis zum Siedepunkt des Lösungsmittels,
und noch mehr bevorzugt im Bereich von etwa 25°C unterhalb des Siedepunkts
des Lösungsmittels
bis zum Siedepunkt des Lösungsmittels.
-
Alternativ kann heißes Lösungsmittel
zu dem Eplerenon gegeben werden, und das Gemisch kann abgekühlt werden,
bis sich Kristalle bilden. Die Lösungsmitteltemperatur
zum Zeit punkt der Zugabe zu dem Eplerenon wird im Allgemeinen auf
der Basis der Löslichkeitskurve
des Lösungsmittels
oder des Gemisches der Lösungsmittel
ausgewählt.
Für die
meisten der hierin beschriebenen Lösungsmittel ist z. B. die Lösungsmitteltemperatur
typischerweise mindestens 25°C
und liegt bevorzugt im Bereich von etwa 50°C bis zum Siedepunkt des Lösungsmittels,
und noch mehr bevorzugt im Bereich von etwa 15°C unterhalb des Siedepunkts
des Lösungsmittels
bis zum Siedepunkt des Lösungsmittels.
-
Die Menge des Eplerenon-Ausgangsmaterials,
die mit einem gegebenen Volumen des Lösungsmittels vermischt wird,
hängt gleichermaßen von
der Löslichkeitskurve
des Lösungsmittels
oder des Gemisches von Lösungsmitteln
ab. Typischerweise wird die Menge des zu dem Lösungsmittel zugegebenen Eplerenons
sich nicht vollständig
in diesem Volumen des Lösungsmittels
bei Raumtemperatur auflösen.
Für die
meisten der hierin beschriebenen Lösungsmittel ist z. B. die Menge
des Eplerenon-Ausgangsmaterials, die mit einem gegebenen Volumen
des Lösungsmittels
vermischt wird, gewöhnlich
mindestens die etwa 1,5- bis etwa. 4,0fache, vorzugsweise etwa 2,0-
bis etwa 3,5fache, und mehr bevorzugt etwa 2,5fache Menge der Menge
von Eplerenon, die sich in dem Volumen des Lösungsmittels bei Raumtemperatur
solubilisieren wird.
-
Nach vollständiger Auflösung des Eplerenon-Ausgangsmaterials
in dem Lösungsmittel
wird die Lösung
typischerweise langsam abgekühlt
um die solvatisierten kristallinen Formen des Eplerenon zu kristallisieren.
Für die
meisten der hierin beschriebenen Lösungsmittel wird z. B. die
Lösung
mit einer geringeren Geschwindigkeit als etwa 20°C/Minute, vorzugsweise mit einer
Geschwindigkeit von etwa 10°C/Minute
oder niedriger, mehr bevorzugt mit einer Geschwindigkeit von 5°C/Minute
oder niedriger, und noch mehr bevorzugt mit einer Geschwindigkeit
von etwa 1°C/Minute
oder niedriger, abgekühlt.
-
Die Endpunkttemperatur, bei der die
solvatisierte kristalline Form geerntet wird, hängt von der Löslichkeitskurve
des Lösungsmittels
oder des Gemischs der Lösungsmittel
ab. Für
die meisten der hierin beschriebenen Lösungsmittel beträgt beispielsweise
die Endpunkttemperatur typischerweise weniger als etwa 25°C, und vorzugsweise
weniger als etwa 5°C,
und mehr bevorzugt weniger als etwa. –5°C. Eine Verringerung der Endpunkttemperatur
begünstigt
im Allgemeinen die Bildung der solvatisierten kristallinen Form.
-
Alternativ können auch andere Techniken
dazu angewendet werden um das Solvat herzustellen. Beispiele für solche
Techniken schließen,
jedoch ohne Einschränkungen,
folgende ein: (i) die Auflösung
des Eplerenon-Ausgangsmaterials in einem Lösungsmittel und die Zugabe
eines Co-Lösungsmittels
um die Kristallisation der kristallinen Solvatform zu unterstützen, (ii)
das Dampfdiffusionswachstum des Solvats, (ii) die Isolierung des
Solvats durch Eindampfen, wie Rotationseindampfen, und (iv) die
Aufschlämmungsumwandlung.
-
Die Kristalle der solvatisierten
kristallinen Form, die auf die obige Weise hergestellt worden sind,
können
von dem Lösungsmittel
durch alle beliebigen, geeigneten, herkömmlichen Maßnahmen, wie Filtration oder Zentrifugation
getrennt werden. Eine stärkeres
Rühren
des Lösungsmittelsystems
während
der Kristallisation führt
im Allgemeinen zu kleineren Größen der
Kristallteilchen.
-
2. Herstellung
der Form L aus dem Solvat
-
Eplerenon der Form L kann direkt
aus der solvatisierten kristallinen Form durch Desolvatisierung
hergestellt werden. Die Desolvatisierung kann durch alle beliebigen
geeigneten Desolvatisierungsmaßnahmen durchgeführt werden,
wie z. B., jedoch ohne Einschränkung
darauf ein Erhitzen des Solvats, eine Verringerung des Umgebungsdrucks
um das Solvat herum, oder Kombinationen dieser Maßnahmen.
Wenn das Solvat erhitzt wird um das Lösungsmittel zu entfernen, beispielsweise
in einem Ofen, dann geht die Temperatur des Solvats während dieses
Prozesses typischerweise nicht über
die enantiotrope Übergangstemperatur
für die
Form H und die Form L hinaus. Diese Temperatur geht vorzugsweise
nicht über
etwa 150°C
hinaus.
-
Der Desolvatisierungsdruck und die
Zeit der Desolvatisierung sind nicht eng kritisch. Der Desolvatisierungsdruck
beträgt
vorzugsweise etwa eine Atmosphäre
oder weniger. Bei einer Verringerung des Desolvatisierungsdrucks
wird jedoch die Temperatur, bei der die Desolvatisierung durchgeführt werden
kann, und/oder die Zeit der Desolvatisierung, gleichermaßen verringert.
Insbesondere Solvate mit höheren
Desolvatisierungstemperaturen gestattet ein Trocknen unter Vakuum,
die Anwendung von niedrigeren Trocknungstemperaturen. Die Zeit der
Desolvatisierung muss nur dahingehend ausreichend sein, dass die
Desolvatisierung ablaufen kann, und dass die Bildung der Form L
eine Vollständigkeit
erreichen kann.
-
Um die Herstellung eines Produkts,
umfassend im Wesentlichen die gesamte Form L, zu gewährleisten,
ist das als Ausgangsmaterial verwendete Eplerenon typischerweise
Eplerenon mit hoher Reinheit und vorzugsweise im Wesentlichen reines
Eplerenon. Das Eplerenon-Ausgangsmaterial,
das zur Herstellung von Eplerenon mit der Form L verwendet wird,
ist im Allgemeinen zumindestens 90% rein, vorzugsweise zumindestens
95% rein, und mehr bevorzugt zumindestens 99% rein. Wie hierin im
genaueren Detail diskutiert, können bestimmte
Verunreinigungen in dem Eplerenon-Ausgangsmaterial nachteiligerweise
die Ausbeute und den Gehalt an Form L des bei dem Prozess erhaltenen
Produkts beeinflussen.
-
Das in dieser Art und Weise aus einem
Eplerenon-Ausgangsmaterial mit hoher Reinheit hergestellte, kristalline
Eplerenon-Produkt, umfasst mindestens 10% Form L, vorzugsweise mindestens
50% Form L, mehr bevorzugt mindestens 75% Form L, noch mehr bevorzugt
mindestens 90% Form L, noch mehr bevorzugt mindestens etwa 95% Form
L und noch mehr bevorzugt handelt es sich im Wesentlichen um die
phasenreine Form L.
-
2. Herstellung
der Form H aus dem Solvat
-
Ein Produkt, das die Form H umfasst,
kann im Wesentlichen in der gleichen Weise, wie oben für die Herstellung
der Form L angegeben, hergestellt werden, indem (i) als Ausgangsmaterial
ein Eplerenon mit niedriger Reinheit anstelle eines Eplerenon-Ausgangmaterials
mit hoher Reinheit verwendet wird, (ii) das Lösungsmittelsystem mit phasenreinen
Kristallen der Form H beimpft wird oder (ii) durch Verwendung einer
Kombination von (i) und (ii).
-
A. Verwendung von Verunreinigungen
als Wachstumspromotoren und -Inhibitoren
-
Die Anwesenheit und die Menge von
ausgewählten
Verunreinigungen in dem Eplerenon-Ausgangsmaterial, eher als die gesamte
Menge aller Verunreinigungen in dem Eplerenon-Ausgangsmaterial, beeinflussen das Potential
für die
Bildung von Kristallen der Form H während der Desolvatisierung
des Solvats. Die ausgewählte
Verunreinigung ist im Allgemeinen ein Wachstumspromotor der Form
H oder ein Wachstumsinhibitor der Form L. Er kann in dem Eplerenon-Ausgangsmaterial,
in dem Lösungsmittel
oder dem Gemisch von Lösungsmitteln
vor der Zugabe des Eplerenon-Ausgangsmaterials enthalten sein und/oder
zu dem Lösungsmittel oder
dem Gemisch von Lösungsmitteln
nach der Zugabe des Eplerenon-Ausgangsmaterials zugegeben werden.
Bonafede et al., "Selective
Nucleation and Growth of an Organic Polymorph by Ledge-Directed
Epitaxy on a Molecular Crystal Substate", J. Amer. Chem. Soc., Bd. 117, Nr.
30 (2. August 1995), beschreiben die Verwendung von Wachstums-promotoren
und Wachstumsinhibitoren in polymorphen Systemen. Auf diese Druckschrift
wird hierin ausdrücklich
Bezug genommen. Für
die vorliegende Erfindung umfasst die Verunreinigung im Allgemeinen
eine Verbindung, die eine Einkristallstruktur hat, die im Wesentlichen
mit der Einkristallstruktur der Form H identisch ist. Die Verunreinigung
ist vorzugsweise eine Verbindung mit einem Pulver-Röntgenbeugungsbild, das im Wesentlichen
mit dem Pulver-Röntgenbeugungsbild
der Form H identisch ist, und sie wird mehr bevorzugt aus der Gruppe,
bestehend aus dem Diepoxid, dem 11,12-Epoxid, dem 9,11-Olefin und
Kombinationen davon, ausgewählt.
-
Die Menge der Verunreinigung, die
benötigt
wird um Kristalle der Form H herzustellen, kann in typischer Weise
teilweise von dem Lösungsmittel
oder dem Gemisch von Lösungsmitteln
und der Löslichkeit
der Verunreinigung relativ zu dem Eplerenon abhängen. Bei der Kristallisation
der Form H aus einem Methylethylketonlösungsmittel ist beispielsweise
das Gewichtsverhältnis
von Diepoxid zu Eplerenon-Ausgangsmaterial mit niedriger Reinheit
typischerweise mindestens etwa 1 : 100, vorzugsweise mindestens
etwa 3 : 100, und es liegt mehr bevorzugt zwischen etwa 3 : 100
und etwa 1 : 5, und noch mehr bevorzugt zwischen etwa 3 : 100 und
etwa 1 : 10. Das 11,12-Epoxid hat eine höhere Löslichkeit in Methylethylketon
als das Diepoxid, und im Allgemeinen ist eine größere Menge des 11,12-Epoxids
erforderlich um Kristalle der Form H herzustellen. Wenn die Verunreinigung
das 11,12-Epoxid umfasst, dann ist das Gewichtsverhältnis Diepoxid
zu Eplerenon-Ausgangsmaterial mit niedriger Reinheit typischerweise
mindestens etwa 1 : 5, mehr bevorzugt mindestens etwa 3 : 25 und
liegt noch mehr bevorzugt zwischen etwa 3 : 25 und etwa 1 : 5. Wenn
sowohl die Diepoxid- und 11,12-Epoxid-Verunreinigungen bei der Herstellung
von Kristallen der Form H verwendet werden, dann kann das Gewichtsverhältnis von
jeder Verunreinigung zu dem Eplerenon-Ausgangsmaterial niedriger
sein als das entsprechende Verhältnis,
wenn nur diese Verunreinigung bei der Herstellung von Kristallen
der Form H verwendet wird.
-
Im Allgemeinen wird ein Gemisch aus
der Form H und der Form L erhalten, wenn ein Solvat, umfassend die
ausgewählte
Verunreinigung, desolvatisiert wird. Die Gewichtsfraktion der Form
H in dem Produkt, das von der anfänglichen Desolvatisierung des
Solvats herrührt,
ist typischerweise weniger als etwa 50%. Eine weitere Behandlung
dieses Produkts durch Kristallisation oder Aufschluss, wie untenstehend
diskutiert, wird im Allgemeinen die Gewichtsfraktion der Form L
in dem Produkt erhöhen.
-
Beimpfen
-
Kristalle der Form H können auch
dadurch hergestellt werden, dass das Lösungsmittelsystem mit Kristallen
der phasenreinen Form H (oder einem Wachstumspromotor für die Form
H und/oder einem Wachstumsinhibitor für die Form L, wie vorstehend
diskutiert) vor der Kristallisation des Eplerenons beimpft wird.
Das Eplerenon-Ausgangsmaterial kann entweder Eplerenon mit niedriger
Reinheit oder Eplerenon mit hoher Reinheit sein. Wenn das aus jedem
Ausgangsmaterial hergestellte, resultierende Solvat desolvatisiert
wird, dann beträgt
die Gewichtsfraktion der Form H in dem Produkt typischerweise mindestens
etwa 70%, und sie kann so groß wie
etwa 100% sein.
-
Das Gewichtsverhältnis der Impfkristalle der
Form H, die zu dem Lösungsmittelsystem
oder zu dem Eplerenon-Ausgangsmaterial, das zu dem Lösungsmittelsystem
zugesetzt wird, gegeben wird, ist im Allgemeinen mindestens etwa
0,75 : 100, vorzugsweise zwischen etwa 0,75 : 100 bis etwa 1 : 20,
und mehr bevorzugt zwischen etwa 1 : 100 bis etwa 1 : 50. Die Impfkristalle
der Form H können
durch alle beliebigen der Verfahren hergestellt werden, die hierin
zur Herstellung von Kristallen der Form H, insbesondere zur Herstellung
von Kristallen der Form H durch Aufschluss, wie untenstehend diskutiert,
beschrieben werden.
-
Die Impfkristalle der Form H können auf
einmal, in mehrfachen Zugabemengen oder im Wesentlichen kontinuierlich über einen
bestimmten Zeitraum zugesetzt werden. Die Zugabe von Impfkristallen
der Form H wird jedoch im Allgemeinen beendet, bevor das Eplerenon
aus der Lösung
zu kristallisieren beginnt, d. h., der Impfvorgang ist beendigt,
bevor der Trübungspunkt
(das untere Ende der metastabilen Zone) erreicht wird. Das Impfen
wird typischerweise durchgeführt,
wenn die Lösungstemperatur
im Bereich von etwa 0,5°C
oberhalb des Trübungspunkts
bis etwa 10°C
oberhalb des Trübungspunkts,
vorzugsweise im Bereich von etwa. 2°C bis etwa 3°C oberhalb des Trübungspunkts,
liegt. Wenn die Temperatur oberhalb des Trübungspunkts, bei der das Impfmaterial
zugesetzt wird, zunimmt, dann nimmt allgemein die Menge des Impfmaterials
zu, die für die
Kristallisation der Kristalle der Form H benötigt wird.
-
Das Impfen erfolgt vorzugsweise nicht
nur oberhalb des Trübungspunkts,
sondern auch innerhalb der metastabilen Zone. Sowohl der Trübungspunkt,
als auch die metastabile Zone hängen
von der Eplerenon-Löslichkeit
und der Konzentration in dem Lösungsmittel
oder dem Gemisch von Lösungsmitteln
ab. Bei einer 12-Volumen-Verdünnung
von Methylethylketon liegt z. B. das hohe Ende der metastabilen
Zone im Allgemeinen zwischen etwa 70°C bis etwa 73°C, und das
untere Ende der metastabilen Zone (d. h. der Trübungspunkt) liegt zwischen
etwa 57°C
und 63°C.
Bei einer Konzentration von 8 Volumina von Methylethylketon ist
die metastabile Zone noch enger, weil die Lösung übersättigt ist. Bei dieser Konzentration
tritt der Trübungs punkt
der Lösung
bei etwa 75°C
bis etwa 76°C
auf. Da der Siedepunkt des Methylethylketons bei Umgebungsbedingungen
etwa 80°C
beträgt,
erfolgt das Impfen für
diese Lösung
typischerweise zwischen etwa 76,5°C
und dem Siedepunkt.
-
Ein illustratives, nichteinschränkendes
Beispiel für
das Beimpfen mit der Form H wird untenstehend im Beispiel 11 angegeben.
-
Das kristallisierte Eplerenon-Produkt,
das unter Verwendung eines Wachstumspromotors für die Form A oder eines Wachstumsinhibitors
für die
Form L und/oder eines Impfmaterials für die Form H erhalten worden ist,
umfasst mindestens 2% Form H, vorzugsweise mindestens 5% Form H,
mehr bevorzugt mindestens 7% Form H, und noch mehr bevorzugt mindestens
etwa 10% Form H. Das restliche kristallisierte Eplerenon-Produkt
besteht im Allgemeinen aus der Form L.
-
Form H hergestellt durch
Vermahlen von Eplerenon
-
Gemäß einer weiteren Alternative
ist entdeckt worden, dass eine kleine Menge der Form H durch ein geeignetes
Vermahlen von Eplerenon hergestellt werden kann. Es sind Konzentrationen
der Form H in gemahlenem Eplerenon beobachtet worden, die so hoch
wie etwa 3% sind.
-
4. Herstellung der Form
L aus einem Solvat, hergestellt aus Eplerenon mit niedriger Reinheit
-
Wie oben diskutiert, ergibt eine
Kristallisation von Eplerenon mit niedriger Reinheit zur Bildung
eines Solvats, gefolgt von einer Desolvatisierung des Solvats, im
Allgemeinen ein Produkt, das sowohl die Form H, als auch die Form
L enthält.
Ein Produkt mit einem größeren Anteil
der Form H kann aus Eplerenon mit niedriger Reinheit im Wesentlichen
in der gleichen Weise hergestellt weden, wie es oben im Zusammenhang
mit der Herstellung der Form H beschrieben wurde, indem das Lösungsmittelsystem
mit phasenreinen Kristallen der Form L beimpft wird oder indem ein
Wachstumspromotor für
die Form L und/oder ein Wachstumsinhibitor für die Form H verwendet wird.
Das Impfprotokoll und das Gewichtsverhältnis der Menge der zu dem
Lösungsmittelsystem
zugegebenen Impfkristalle der Form L zu der Menge des zu dem Lösungsmittelsystem
zugegebenen Eplerenon-Ausgangsmaterials sind ähnlich wie die, die vorstehend
oben zur Herstellung der Form H des Eplerenons durch Beimpfen mit
phasenreinen Kristallen der Form H beschrieben wurden.
-
Das auf diese Weise hergestellte
kristallisierte Eplerenon-Produkt umfasst mindestens 10% Form L, vorzugsweise
mindestens 50% Form L, mehr bevorzugt mindestens 75% Form L, mehr
bevorzugt mindestens 90% Form L, noch mehr bevorzugt mindestens
etwa 95% Form L und besteht noch mehr bevorzugt im Wesentlichen
aus der phasenreinen Form L.
-
Die in diesem Abschnitt und in dem
vorherigen Abschnitt betreffend die Herstellung von Eplerenon der Form
H beschriebenen Impfprotokolle können
auch eine verbesserte Kontrolle der Teilchengröße des kristallisierten Eplerenons
gestatten.
-
5. Kristallisation der
Form L direkt aus der Lösung
-
Die Form L des Eplerenons kann auch
durch direkte Kristallisation von Eplerenon aus einem geeigneten
Lösungsmittel
oder Gemisch von Lösungsmitteln
ohne die Bildung eines Zwischensolvats und die damit verbundene
Notwendigkeit für
eine Desolvatisierung hergestellt werden. Typischerweise gilt folgendes:
(i) das Lösungsmittel
hat eine molekulare Größe, die
mit dem verfügbaren
Kanalhohlraum in dem Kristallgitter des Solvats inkompatibel ist,
(ii) das Eplerenon und alle beliebigen Verunreinigungen sind in
dem Lösungsmittel bei
erhöhten
Temperaturen löslich,
und (iii) nach dem Abkühlen
resultiert eine Kristallisation der nichtsolvatisierten Form L von
Eplerenon. Die Löslichkeit
des Eplerenons in dem Lösungsmittel
oder Gemisch von Lösungsmitteln
beträgt
im Allgemeinen etwa 5 bis etwa 200 mg/ml bei Raumtemperatur. Das
Lösungsmittel
oder das Gemisch der Lösungsmittel
umfasst vorzugsweise ein oder mehrere Lösungsmittel, ausgewählt aus
der Gruppe, bestehend aus Methanol, Ethylacetat, Isopropylacetat,
Acetonitril, Nitrobenzol, Wasser und Ethylbenzol.
-
Um die Form des Eplerenons direkt
aus der Lösung
zu kristallisieren, wird eine Menge des Eplerenon-Ausgangsmaterials
in einem Volumen des Lösungsmittels
solubilisiert und abgekühlt,
bis sich Kristalle bilden. Die Temperatur des Lösungsmittels, bei der das Eplerenon
zu dem Lösungsmittel
zugesetzt wird, wird im Allgemeinen je nach der Löslichkeitskurve
des Lösungsmittels
oder des Gemisches der Lösungsmittel
ausgewählt.
Für die
meisten der hierin beschriebenen Lösungsmittel ist z. B. diese
Lösungsmitteltemperatur
typischerweise mindestens etwa 25°C,
vorzugsweise etwa 30°C
bis zum Siedepunkt des Lösungsmittels,
und noch mehr bevorzugt etwa 25°C
unterhalb des Siedepunkts des Lösungsmittels
bis zum Siedepunkt des Lösungsmittels.
-
Alternativ kann heißes Lösungsmittel
zu dem Eplerenon gegeben werden, und das Gemisch kann abgekühlt werden,
bis sich Kristalle bilden. Die Lösungsmitteltemperatur
zum Zeitpunkt der Zugabe zu dem Eplerenon wird im Allgemeinen entsprechend
der Löslichkeitskurve
des Lösungsmittels
oder des Gemisches der Lösungsmittel
ausgewählt.
Für die
meisten der hierin beschriebenen Lösungsmittel ist z. B. die Lösungsmitteltemperatur
typischerweise mindestens 25°C,
vorzugsweise etwa 50°C
bis zum Siedepunkt des Lösungsmittels,
und mehr bevorzugt etwa 15°C
unterhalb des Siedepunkts des Lösungsmittels
bis zum Siedepunkt des Lösungsmittels.
-
Die Menge des Eplerenon-Ausgangsmaterials,
das mit einem gegebenen Volumen des Lösungsmittels vermischt wird,
hängt gleichermaßen von
der Löslichkeitskurve
des Lösungsmittels
oder des Gemisches der Lösungsmittel
ab. Typischerweise wird sich die Menge des Eplerenons, die zu dem
Lösungsmittel
zugegeben wird, nicht vollständig
in jenem Volumen des Lösungsmittels
bei Raumtemperatur auflösen.
Für die meisten
der hierin beschriebenen Lösungsmittel
ist z. B. die Menge des Eplerenon-Ausgangsmaterials, die mit einem
gegebenen Volumen des Lösungsmittels
vermischt wird, üblicherweise
das mindestens etwa 1,5- bis etwa 4,0 Fache, vorzugsweise das etwa
2,0- bis etwa 3,5 Fache, und mehr bevorzugt das etwa 2,5 Fache der Menge
des Eplerenons, die sich in jenem Volumen des Lösungsmittels bei Raumtemperatur
löst.
-
Um die Herstellung eines Produkts
zu gewährleisten,
das im Wesentlichen die phasenreine Form L umfasst, ist das Eplerenon-Ausgangsmaterial
im Allgemeinen Eplerenon mit hoher Reinheit. Das Eplerenon-Ausgangsmaterial
ist zumindestens 65% rein, mehr bevorzugt zumindestens 90% rein,
noch mehr bevorzugt zumindestens 98% rein, und noch mehr bevorzugt
zumindestens 99% rein.
-
Nachdem sich das Eplerenon-Ausgangsmaterial
in dem Lösungsmittel
vollständig
aufgelöst
hat, wird die Lösung
typischerweise abgekühlt
um die solvatisierte, kristalline Form des Eplerenons zu kristallisieren. Für die meisten
der hierin beschriebenen Lösungsmittel
wird z. B. die Lösung
mit einer Geschwindigkeit von weniger als etwa 1,0°C, vorzugsweise
mit einer Geschwindigkeit von etwa 0,2°C oder weniger, und mehr bevorzugt
mit einer Geschwindigkeit zwischen etwa 5°C und etwa 0,1°C, abgekühlt.
-
Die Endpunkttemperatur, bei der die
Kristalle der Form L geerntet werden, hängt von der Löslichkeitskurve
des Lösungsmittels
oder des Gemisches der Lösungsmittel
ab. Für
die meisten der hierin beschriebenen Lösungsmittel ist die Endpunkttemperatur
typischerweise kleiner als etwa 25°C, vorzugsweise kleiner als
etwa 5°C,
und mehr bevorzugt kleiner als etwa –5°C.
-
Alternativ können auch andere Techniken
angewendet werden um Kristalle der Form L herzustellen. Beispiele
für solche
Techniken schließen,
jedoch ohne Einschränkung
darauf, folgende ein: (i) die Auflösung des Eplerenon-Ausgangsmaterials
in einem Lösungsmittel
und die Zugabe eines Co-Lösungsmittels
um die Kristallisation von Eplerenon der Form L zu unterstützen, (ii)
ein Dampfdiffusionswachstum von Eplerenon der Form L, (iii) eine
Isolierung von Eplerenon der Form L durch Verdampfen, wie Rotationsverdampfen,
und (iv) eine Umwandlung in eine Aufschlämmung.
-
Die auf die oben beschriebene Weise
hergestellten Kristalle der solvatisierten, kristallinen Form können von
dem Lösungsmittel
durch alle beliebigen, geeigneten, herkömmlichen Maßnahmen, wie Filtration oder Zentrifugation,
abgetrennt werden.
-
Weiterhin kann Eplerenon der Form
L auch dadurch hergestellt werden, dass eine Aufschlämmung von
Eplerenon mit hoher Reinheit in Methylethylketon aufgeschlossen
wird (wie nachstehend beschrieben), und dass das aufgeschlossene
Eplerenon beim Siedepunkt der Aufschlämmung abfiltriert wird.
-
6. Herstellung der Form
H direkt aus der Lösung
-
Es wird die Hypothese aufgestellt,
dass, wenn die Kristallisation oberhalb der enantiotropen Übergangstemperatur
(Tt) für
die Form H und die Form L durchgeführt wird, und wenn insbesondere
Wachstumspromotoren für
die Form H oder Wachstumsinhibitoren für die Form L vorhanden sind
oder wenn das Lösungsmitiel
mit phasenreinen Kristallen der Form H beimpft wird, dann die Form
H direkt aus der Lösung
kristallisieren sollte, da die Form H bei diesen höheren Temperaturen
stabiler ist. Das verwendete Lösungsmittelsystem
umfasst vorzugsweise ein Lösungsmittel
mit hohem Siedepunkt, wie Nitrobenzol. Geeignete Wachstumspromotoren
für die
Form H würden,
jedoch ohne Einschränkung
darauf, das Diepoxid und das 11,12-Olefin einschließen.
-
7. Aufschluss
des Eplerenons mit einem Lösungsmittel
-
Die solvatisierten, kristallinen
Formen, nämlich
die Form H und die Form L des Eplerenons, können auch durch Aufschluss
eines Eplerenon-Ausgangsmaterials in einem geeigneten Lösungsmittel
oder Gemisch von Lösungsmitteln
hergestellt werden. Bei dem Aufschlussverfahren wird eine Aufschlämmung von
Eplerenon zum Siedepunkt des Lösungsmittels
oder des Gemisches der Lösungsmittel
erhitzt. So wird z. B. eine bestimmte Menge des Eplerenon-Ausgangsmaterials
mit einem bestimmten Volumen eines Lösungsmittels oder Gemisch von
Lösungsmitteln
kombiniert, und es wird zum Rückfluss
erhitzt. Das Destillat wird entfernt, während eine weitere Menge des
Lösungsmittels
gleichzeitig mit der Entfernung des Destillats zugesetzt wird. Alternativ
kann das Destillat ohne die Zugabe von weiterem Lösungsmittel
während
des Aufschlussprozesses kondensiert und recycled werden. Typischerweise
wird, wenn einmal das ursprüngliche
Volumen des Lösungsmittels
entfernt oder kondensiert und gerecycled worden ist, die Aufschlämmung abgekühlt, und
es bilden sich solvatisierte Kristalle. Die solvatisierten Kristalle
können
von dem Lösungsmittel
durch alle beliebigen, geeigneten, herkömmlichen Maßnahmen, wie Filtration oder
Zentrifugation, abgetrennt werden. Die Desolvatisierung des Solvats,
wie vorstehend beschrieben, liefert entweder Eplerenon der Form
H oder der Form L, je nach dem Vorhandensein oder der Abwesenheit
der ausgewählten
Verunreinigungen in den solvatisierten Kristallen.
-
Ein geeignetes Lösungsmittel oder Gemisch von
Lösungsmitteln
umfasst im Allgemeinen ein oder mehrere der zuvor beschriebenen
Lösungsmittel.
Das Lösungsmittel
kann z. B. aus der Gruppe, bestehend aus Methylethylketon und Ethanol,
ausgewählt
werden.
-
Die Menge des Eplerenon-Ausgangsmaterials,
die zu dem bei dem Aufschlussverfahren verwendeten Lösungsmittel
zugesetzt wird, ist im Allgemeinen ausreichend um eine Aufschlämmung (d.
h., das Eplerenon in dem Lösungsmittel
oder dem Gemisch von Lösungsmittel
ist nicht vollständig
solubilisiert) am Siedepunkt des Lösungsmittels oder des Gemisches
von Lösungsmitteln
aufrecht zu erhalten. Beispielhafte Werte schließen, jedoch ohne Einschränkung darauf,
etwa ein Gramm Eplerenon pro vier ml Methylethylketon und etwa ein
Gramm Eplerenon pro acht ml Ethanol ein.
-
Die Lösung wird im Allgemeinen langsam
abgekühlt,
nachdem die Umwandlung in dem Lösungsmittel vervollständig ist,
wodurch die solvatisierte, kristalline Form des Eplerenon kristallisiert.
Bei den getesteten Lösungsmitteln
wird z. B. die Lösung
mit einer kleineren Geschwindigkeit als etwa 20°C/Minute, vorzugsweise von etwa
10°C/Minute
oder kleiner, mehr bevorzugt etwa 5°C/Minute oder kleiner, und noch
mehr bevorzugt etwa 1°C/Minute
oder kleiner, abgekühlt.
-
Die Endtemperatur, bei der die solvatisierte,
kristalline Form. geerntet wird, hängt von der Löslichkeitskurve
des Lösungsmittels
oder des Gemisches der Lösungsmittel
ab. Für
die meisten der hierin beschriebenen Lösungsmittel ist z. B. die Endpunkttemperatur
typischerweise kleiner als etwa 25°C, vorzugsweise kleiner als etwa
5°C, und
mehr bevorzugt kleiner als etwa –5°C.
-
Wenn ein Produkt, umfassend hauptsächlich oder
ausschließlich
die Form L, gewünscht
wird, dann wird typischerweise ein Eplerenon-Ausgangsmaterial mit
hoher Reinheit aufgeschlossen. Das Eplerenon-Ausgangsmaterial mit
hoher Reinheit ist vorzugsweise zumindestens 98% rein, mehr bevorzugt
zumindestens 99% rein, und noch mehr bevorzugt zumindestens 99,5%
rein. Das auf diese Weise hergestellte, aufgeschlossene Eplerenon-Produkt
umfasst im Allgemeinen mindestens 10% Form L, vorzugsweise mindestens
50% Form L, mehr bevorzugt mindestens 75% Form L, mehr bevorzugt
mindestens 90% Form L, noch mehr bevorzugt mindestens etwa 95% Form
L, und noch mehr bevorzugt besteht es im Wesentlichen aus der phasenreinen
Form L.
-
Wenn ein Produkt, umfassend hauptsächlich oder
ausschließlich
die Form H, gewünscht
wird, dann wird ein Eplerenon-Ausgangsmaterial mit niedriger Reinheit
typischerweise aufgeschlossen. Das Eplerenon-Ausgangsmaterial mit
niedriger Reinheit enthält
im Allgemeinen nur so viel von dem Wachstumspromotor der Form H
und/oder dem Wachstumsinhibitor der Form L wie benötigt wird
um die Form H zu ergeben. Vorzugsweise ist das Eplerenon-Ausgangsmaterial
mit niedriger Reinheit zumindestens 65% rein, mehr bevorzugt zumindestens
75% rein, und noch mehr bevorzugt zumindestens 80% rein. Das auf
diese Weise hergestellte, aufgeschlossene Eplerenon-Produkt umfasst
im Allgemeinen mindestens 10% Form H, vorzugsweise mindestens 50%
Form H, mehr bevorzugt mindestens 75% Form H, mehr bevorzugt mindestens
90% Form H, noch mehr bevorzugt mindestens 95% Form H, und besteht
noch bevorzugt im Wesentlichen aus der phasenreinen Form H.
-
8. Herstellung von amorphem
Eplerenon
-
Amorphes Eplerenon kann in kleinen
Mengen durch geeignete Zerkleinerung von festem Eplerenon, beispielsweise
durch Zerschlagen, Mahlen und/oder Mikronisieren, hergestellt werden.
Phasenreines, amorphes Eplerenon kann beispielsweise durch Lyophilisierung
einer Lösung
von Eplerenon, insbesondere einer wässrigen Lösung von Eplerenon, hergestellt
werden. Diese Verfahren werden in den untenstehenden Beispielen
17 und 18 beschrieben.
-
Ausführungsbeispiele
-
Die folgenden Beispiele enthalten
detaillierte Beschreibungen der Verfahren zur Herstellung der verschiedenen
Formen des Eplerenons im festen Zustand, wie hierin beschrieben.
Diese detaillierten Beschreibungen fallen unter den Rahmen der Erfindung,
und sie dienen zu ihrer beispielhaften Erläuterung. Diese detaillierten
Beschreibungen werden nur für
illustrative Zwecke gegeben, und sie sollen nicht als Einschränkung des
Rahmens der Erfindung angesehen werden. Wenn nichts anderes angegeben
ist, dann sind alle Teile auf das Gewicht bezogen und alle Temperaturen
sind in Grad Celsius ausgedrückt.
Das in allen folgenden Beispielen verwendete Eple renon-Ausgangsmaterial
wurde gemäß Schema
1, angegeben in der PCT-Veröffentlichung
WO98/25948, hergestellt.
-
Beispiel 5: Herstellung
des (a) Methylethylketonsolvats aus einem Eplerenon-Ausgangsmaterial
mit hoher Reinheit, und (b) von kristallinem Eplerenon der Form
L aus dem resultierenden Solvat.
-
A. Herstellung des Methylethylketonsolvats:
-
Eplerenon mit hoher Reinheit (437
mg; Reinheit größer als
99% mit weniger als 0,2% Diepoxid und 11,12-Epoxid) wurde in 10
ml Methylethylketon durch Erhitzen zum Sieden auf einer heißen Platte
unter Rühren
mit einem Magnetrührer
bei 900 UpM aufgelöst.
Die resultierende Lösung
wurde auf Raumtemperatur unter kontinuierlichem Rühren mit
dem Magnetrührer
abkühlen
gelassen. Beim Erreichen der Raumtemperatur wurde die Lösung in
ein Bad mit 1°C überführt und
eine Stunde lang unter Rühren
gehalten. Nach einer Stunde wurde das Methylethylketonsolvat durch
Vakuumfiltration gesammelt.
-
B. Herstellung von kristallinem
Eplerenon der Form L
-
Das in obiger Stufe A hergestellte,
feste Methylethylketonsolvat wurde vier Stunden lang in einem Ofen bei
100°C und
bei Umgebungsdruck getrocknet. Durch DSC- und XPRD-Analyse wurde
bestätigt,
dass der getrocknete Feststoff die reine Form L war.
-
Beispiel 6: Herstellung
von weiteren Solvaten aus einem Eplerenon-Ausgangsmaterial mit hoher
Reinheit
-
Weitere kristalline, solvatisierte
Formen wurden dadurch hergestellt, dass das Methylethylketonsolvat durch
ein oder mehrere der folgenden Lösungsmittel:
n-Propanol, 2-Pentanon, Essigsäure,
Aceton, Butylacetat, Chloroform, Ethanol, Isobutanol, Isobutylacetat,
Isopropanol, Methylacetat, Ethylpropionat, n-Butanol, n-Octanol,
Propylacetat, Propylenglykol, t-Butanol, Tetrahydrofuran und Toluol,
ersetzt wurde, und dass die Kristallisation im Wesentlichen wie
oben in Stufe A von Beispiel 5 beschrieben durchgeführt wurde.
Eplerenon der Form L wurde aus allen diesen Solvaten im Wesentlichen
wie in Stufe 5 und Beispiel 5 beschrieben, gebildet.
-
Beispiel 7: Herstellung
des Methylethylketonsolvats durch Dampfdiffusionswachstum
-
Eplerenon (400 mg; Reinheit größer als
99,9%) wurde in 20 ml Methylethylketon durch Erwärmen auf einer heißen Platte
aufgelöst
um eine Vorratslösung
zu bilden. Eine Menge von 8 ml dieser Vorratslösung wurde in ein erstes Szintillationsgläschen mit
20 ml überführt und
mit Methylethylketon (80%) auf 10 ml verdünnt. Eine Menge der Vorratslösung von
10 ml wurde in ein zweites Szintillationsgläschen mit 20 ml überführt und mit
Methylethylketon (40%) auf 10 ml verdünnt. 2 ml der Vorratslösung wurden
mit Methylethylketon (20%) auf 10 ml verdünnt. Die vier Gläschen, die
die Verdünnungen
enthielten, wurden in einen Exsikkatorkolben, enthaltend eine kleine
Menge von Hexan als Anti-Lösungsmittel, überführt. Der
Exsikkatorkolben wurde verschlossen, und der Hexandampf wurde in
die Me-thylethylketonlösungen
hineindiffundieren gelassen. Bis zum nächsten Tag wuchsen Methyl-ethylketonsolvatkristalle
in der Probe mit 80% Verdünnung.
-
Beispiel 8: Herstellung
des Methylethylketonsolvats durch Rotationsverdampfen
-
Etwa 400 mg Eplerenon (Reinheit größer als
99,9%) wurden in einen Rundkolben mit 250 ml hinein abgewogen. Lösungsmittel
(150 ml) wurde in den Kolben gegeben, und erforderlichenfalls wurde
die Lösung mäßig erhitzt,
bis sich der Feststoff aufgelöst
hatte. Die resultierende klare Lösung
wurde auf einen Buchi-Rotationsverdampfer mit einer Badtemperatur
von etwa 85°C
gegeben, und das Lösungsmittel
wurde im Vakuum entfernt. Die Entfernung des Lösungsmittels wurde abgebrochen,
als ungefähr
10 ml Lösungsmittel
in dem Rundkolben verblieben waren. Die resultierenden Feststoffe
wurden durch geeignete Methoden (XPRD, DSC, TGA, Mikroskopie, usw.)
zur Bestimmung der jeweiligen Form analysiert.
-
Beispiel 9: Umwandlung
in Aufschlämmung
-
Ungefähr 150 mg der Form L von Eplerenon
und 150 mg der Form H von Eplerenon wurden zu 5 ml Ethylacetat gegeben.
Die resultierende Aufschlämmung
wurde über
Nacht bei 300 UpM (Rühren
mit Magnetrüher)
gerührt.
Am nächsten
Tag wurde eine Probe des Feststoffs durch Filtration gesammelt.
Die Analyse der Probe durch XPRD zeigte an, dass die Probe vollständig aus
der Form L von Eplerenon bestand.
-
Beispiel 10: Herstellung
von (a) einem Solvat aus Eplerenon-Ausgangsmaterial mit niedriger
Reinheit, und (b) der kristallinen Form H des Eplerenons aus dem
resultierenden Solvat.
-
Proben, enthaltend variierende Mengen
der Verunreinigung 7-Methylhydrogen-4α,5α:9α,11α-diepoxy-17-hydroxy-3-oxo-17a-pregnan-7α,21-dicarboxylat, γ-Lacton (das "Diepoxid") oder der Verunreinigung 7-Methylhydrogen-11α,12α-epoxy-l7-hydrpxy-3-oxo-17α-pregn-4-en-7α,21-dicarboxylat, γ-Lacton (das "11,12-Epoxid"), wurden hergestellt,
indem die gewünschte
Menge der Verunreinigung in ein Szintillationsgläschen mit 7 ml, zusammen mit
einer genügenden
Menge von Eplerenon um eine Gesamtprobenmasse von 100 mg zu erhalten,
eingegeben wurde. Der in Gewichtsprozent ausgedrückte Anteil des Diepoxids oder
des 11,12-Epoxids
in jeder Probe wird in den Tabellen 6A bzw. 6B angegeben. Ein Magnetrührer mit
Mikroflügeln wurde
zusammen mit 1 ml Methylethylketon in jedes Szintillationsgläschen eingebracht.
Die Gläschen
wurden locker verkappt, und der Feststoff wurde aufgelöst, indem
auf einer heißen
Platte unter Magnetrührung
zum Rückfluss
erhitzt wurde. Nach Auflösung
der Feststoffe wurden die Lösungen
auf der heißen
Platte auf Raumtemperatur abkühlen
gelassen. Das Rühren
mit Magnetrührer
wurde während
der Kühlungsperiode
aufrecht erhalten. Nachdem die Lösungen
Raumtemperatur erreicht hatten, wurden die Lösungen durch Vakuumfiltration
gesammelt und sofort durch Pulver-Röntgenbeugung (XPRD) analysiert.
Dann wurden die Feststoffe in einen Ofen mit 100°C eingegeben und eine Stunde
lang bei Umgebungsdruck getrocknet. Die getrockneten Feststoffe
wurden durch XPRD auf den Gehalt an Form H analysiert, indem die
Fläche
des Beugungspeaks der Form H bei etwa 12,1° Zwei-Theta bestimmt wurde.
-
Alle XPRD-Beugungsbilder wurden unter
Verwendung eines Inel-Multizweck-Diffraktometers aufgezeichnet.
-
-
-
A. Diepoxid-Ergebnisse
-
Die 10 zeigt
die Pulver-Röntgenbeugungsbilder
eines nassen Kuchens (Methylethylketonsolvat), erhalten aus den
mit (a) 0%, (b) 1%, (c) 3% und (d) 5%
Diepoxid-dotierten Methylethylketonkristallisationen. Die Peakintensitäten wurden
zur Erleichterung des Vergleichs normalisiert. In den Beugungsbildern
wurden keine Peaks, die für
die Form H oder das Diepoxid charakteristisch sind, festgestellt.
Die Bilder waren für
das Methylethylketonsolvat des Eplerenons charakteristisch.
-
Die 11 zeigt
die Pulver-Röntgenbeugungsbilder
für die
getrockneten Feststoffe, erhalten aus den mit (a) 0%, (b) 1%, (c) 3%
und (d) 5% Diepoxid-datierten Methylethylketonkristallisationen.
Die Peakintensitäten
wurden zur Erleichterung des Vergleichs normalisiert. Keine Form
H wurde bei den getrockneten Proben entsprechend den Methylethylketonkristallisationen,
durchgeführt
mit Dotierungswerten von 0 und 1%, festgestellt. Die Form H wurde
in den getrockneten Proben entsprechend Methylethylketonkristallisationen,
durchgeführt
mit Dotierungsgehalten von 3 und 5%, festgestellt. Die Fläche für den Beugungspeak
der Form H beträgt etwa
12,1 Grad Zrwei-Theta, und der geschätzte Gehalt der Form H für jede Probe
ist in der untenstehenden Tabelle 6C angegeben.
-
-
Die in Tabelle 6C angegebenen Ergebnisse
bestätigen,
dass die Anwesenheit des Diepoxids die Bildung der Form H während der
Desolvatisierung beeinflusst. Diese Ergebnisse zeigen, dass das
Diepoxid dazu wirksam ist, die Bildung der Form H des Eplerenons
zu induzieren, wenn es in die Methylethylketonsolvatkristalle eingearbeitet
und/oder darauf adsorbiert wird.
-
Das Dotierungsexperiment mit 3% Diepoxid
wurde wiederholt um die Auswirkung des Herstellungswegs auf die
während
der Desolvatisierung gebildete Menge der Form H zu ermitteln. Bei
diesem Experiment wurde das bei der dotierten Kristallisation erhaltene
Methylethylketonsolvat in zwei Portionen aufgeteilt. Die erste Portion
wurde unbehandelt gelassen, während
die zweite Portion in einem Mörser
mit einem Pistill leicht vermahlen wurde um einen höheren Wert
von Kristalldefekten zu induzieren. Beide Portionen wurden eine Stunde
lang bei Umgebungsdruck bei 100°C
getrocknet. Die getrockneten Feststoffe wurden durch XPRD analysiert.
Die XPRD-Bilder sind in 12 für die getrockneten
Feststoffe der Methylethylketonkristallisation mit 3% Dotierung
von Diepoxid (a) ohne Veramahlen des
Solvats vor dem Trocknen, und (b) mit
Vermahlen des Solvats vor dem Trocknen, angegeben. Die XPRD-Bilder
zeigten eine größere Menge
der Form H in der gemahlenen Probe gegenüber der ungemahlenen Probe
an. Diese Ergebnisse weisen darauf hin, dass die Bedingungen, bei
denen das Methylethylketonsolvat isoliert und gehandhabt wird, die
Kristallform, die von der Desolvatisierung resultiert, beeinflussen
kann.
-
B. 11,12-Epoxid-Ergebnisse
-
Die 13 zeigt
die Pulver-Röntgenbeugungsbilder
für den
nassen Kuchen (Methylethylketonsolvat), erhalten aus mit (a) 0%, (b) 1%, (c) 5% und (d) 10%
11,12-Epoxid-dotierten Methylethylketonkristallisationen. Die Peakintensitäten wurden
zur Erleichterung des Vergleichs normalisiert. In den Beugungsbildern
waren keine Peaks vorhanden, die für die Form H oder das 11,12-Epoxid
charakteristisch sind. Die Bilder waren für das Methylethylketonsolvat
des Eplerenons charakteristisch.
-
Die 14 zeigt
die Pulver-Röntgenbeugungsbilder
für die
getrockneten Feststoffe, erhalten aus den mit (a) 0%, (b) 1%, (c) 5%
und (d) 10% 11,12-Epoxid-dotierten
Methylethylketonkristallisationen. Die Peakintensitäten wurden
zur Erleichterung des Vergleichs normalisiert. Keine Form H wurde
bei den getrockneten Proben entsprechend den Methylethylketonkristallisationen,
durchgeführt
mit Dotierungsgehalten von 0, 1% und 5%, festgestellt. Die Form
H wurde in den getrockneten Proben entsprechend der Methylethylketonkristallisation,
durchgeführt
mit einem Dotierungsgehalt von 10%, festgestellt. Die Fläche für den Beugungspeak
der Form H bei 12,1 Grad Zwei-Theta und der geschätzte Gehalt
der Form H für
jede Probe sind in Tabelle 6D zusammengestellt.
-
-
Die in Tabelle 6D angegebenen Werte
bestätigen,
dass die Anwesenheit des 11,12-Epoxids
die Bildung der Form H während
der Desolvatisierung beeinflusst. Der prozentuale Gehalt der Verunreinigung
in der Methylethylketonkristallisation, der erforderlich war um
die Bildung der Form H des Eplerenons zu induzieren, erscheint für das 11,12-Epoxid
größer zu sein
als für
das Diepoxid.
-
Beispiel 11: Effekt der
Kristallisation und des Trocknens auf die Endkristallform
-
Es wurden die folgenden vier Experimente
durchgeführt,
wobei der Effekt der Kristallisation und des Trocknens auf die Endkristallform
bestimmt wurde: (i) eine Methylethylketonkristallisation von Eplerenon
(23 + 3 statistisches Design des Experiments),
(ii) Kristallisation eines Rückstandes
einer Mutterlauge mit schlechter Qualität, (iii) eine Kristalisation
von Eplerenon mit hoher Reinheit unter Impfen mit der Form H, und
(iv) eine Kristalisation von Eplerenon mit niedriger Reinheit unter
Impfen mit der Form L. Die Variablen beim Design der Experimente
schlossen die Abkühlungsgeschwindigkeit,
die Reinheit des Ausgangsmaterials und die Endpunkttemperatur der
Kristallisation ein. Für
die Zwecke dieses Beispiels wurde Eplerenon mit hoher Reinheit als
ultrareines, gemahlenes Eplerenon (die HPLC-Analyse zeigte, dass
dieses Material zu 100,8% rein war) definiert, und Eplerenon mit
niedriger Reinheit wurde als zu 89% reines Eplerenon definiert.
Zur Herstellung des Eplerenons mit niedriger Reinheit wurden abgestreifte
Mutterlaugen vom Herstellungsverfahren des Eplerenons analysiert
und zugemischt um ein Material zu ergeben, das aus 61,1% Eplerenon,
12,8% Diepoxid und 7,6% 11,12-Epoxid bestand. Dieses Material wurde
dann mit einer genügenden
Menge von Eplerenon mit hoher Reinheit vermengt, so dass 89%iges
Eplerenon erhalten wurde.
-
A. Kristalisation in Methylethylketon
-
Bei dem Versuch der Kristallisation
in Methylethylketon wurden alle Versuche unter Verwendung von 60
g Eplerenon mit hoher Reinheit durchgeführt. Der hohe Endpunkt wurde
als 45°C
definiert, und der niedrige Endpunkt wurde als 5°C definiert. Eine hohe Abkühlungsgeschwindigkeit
wurde als ein Kühlen
mit 3°C/Minute definiert,
und eine niedrige Abkühlungsgeschwindigkeit
wurde als ein Kühlen
mit 0,1°C/Minute
definiert. Die Mittelpunkte waren ein Abkühlen mit 1,5°C/Minute,
Eplerenon mit einer Reinheit von 94,5% und ein Endpunkt von 25°C.
-
Nachdem eine Hintergrundablesung
mit dem FTIR durchgeführt
worden war, wurden 250 ml Methylethylketon in einen 1 1-Mettler
RC-1-Reaktor eingegeben, und es wurde mit 100 UpM gerührt. Nach
mehreren Scans wurde Eplerenon in den Reaktor eingegeben, gefolgt
von einer weiteren Menge von 470 ml Methylethylketon. Das Rühren wurde
auf 500 UpM erhöht
um die Feststoffe zu suspendieren, und die Chargentemperatur wurde
auf 80°C
erhöht.
Die Chargentemperatur wurde bei 80°C gehalten um die Auflösung des
Eplerenons zu gewährleisten.
Im Allgemeinen waren schwarze oder weiße Flecken in der resultierenden
transparenten Lösung
sichtbar. Die Chargentemperatur wurde dann mit der gewünschten
Geschwindigkeit zu dem gewünschten
Endpunkt erniedrigt und dort eine Stunde lang gehalten, bevor der
Kolbeninhalt in einen Übertragungskolben
hineingezogen und filtriert wurde. Der Vakuumreaktor, der Übertragungskolben
und der Kuchen wurden dann mit 120 ml Methylethylketon gewaschen.
Als einmal die Waschflüssigkeit
durch den Kuchen hindurchgezogen worden war, wurde der Vorgang abgebrochen.
Etwa 10 Gramm jedes nassen Kuchens wurden in einem Vakuumofen bei
nominalen Bedingungen von 75°C
mit einem leichten Stickstoffspülen
getrocknet. Bei den unten beschriebenen "hoch, hoch, hoch"- und "niedrig, niedrig, niedrig"-Experimenten wurde
ein Fließbetttrocknen
bei hohen und niedrigen Bedingungen durchgeführt. Ein hohes Fließbetttrocknen
wurde als 100°C
definiert mit einer Gebläseeinstellung
von "4", während eine
niedrige Fließbetttrocknung
als 40°C
definiert wurde mit einer Gebläseeinstellung
von "1".
-
B. Kristallisation des
Rückstands
der Mutterlauge mit schlechter Qualität
-
Bei der Kristallisation des Experiments
mit dem Rückstand
einer Mutterlauge mit schlechter Qualität wurden 60 g des zu 61,1%
reinen Materials und 720 ml Methylethylketon direkt in einen 1 1-Mettler
RC-1, MP10-Reaktor eingegeben. Das zu 61,1% reine Material wurde
nicht mit dem Eplerenon mit hoher Reinheit vor dem Eingeben in den
Reaktor vermischt. Das resultierende Gemisch wurde auf 80°C erhitzt,
und es stellte eine trübe
Aufschlämmung
bei dieser Temperatur dar. Die Kristallisation wurde weitergeführt, und
das Gemisch wurde bei 45°C
unter schnellen Abkühlungsbedingungen
filtriert.
-
C. Impfen mit der Form
H
-
Bei dem Impfexperiment mit der Form
H wurden 60 g reines (100,8%) Eplerenon und 720 ml Methylethylketon
in einen 1 1-Mettler RC-1, MP10-Reaktor eingegeben. Das Gemisch
wurde auf 80°C
erhitzt, und dann wurde auf 25°C
mit einer Geschwindigkeit von 1,5°C/Minute
abgekühlt.
Als die Lösung
auf 62°C
abgekühlt
war, wurde sie mit 3 g phasenreinen Kristallen der Form H beimpft
um die Kristallisation einzuleiten. Die Impfkistalle der Form H
wurden durch den Aufschlussprozess hergestellt, der unten im Beispiel
3 beschrieben wird.
-
D. Impfen mit der Form
L
-
Bei dem Impfexperiment mit der Form
L wurden 66,6 g 89,3% Eplerenon (hergestellt durch Vermischen von
48,3 g 100% Eplerenon mit 18,3 g 61,1% Eplerenon) und 720 ml Methylethylketon
in einen 1 1-Mettler RC-1, MP10-Reaktor eingebracht. Das Gemisch
wurde auf 80°C
erhitzt und dann auf 25°C
mit einer Geschwindigkeit von 1,5°C/Minute
abgekühlt.
Als die Lösung
auf 63°C
abgekühlt
war, wurde sie mit 3 g phasenreinen Kristallen der Form L beimpft
um die Kristallisation zu initiieren. Die Impfkristalle der Form
L waren durch den im untenstehenden Beispiel 5 beschriebenen Kristallisations-
und Desolvatisierungsprozess hergestellt worden.
-
Die Ergebnisse der Experimente sind
in der Tabelle 7A angegeben. Bei dem Kristallisationsexperiment n
+ 1 wurde die Form H nur bei den Experimenten erfasst, bei denen
Eplerenon mit niedriger Reinheit verwendet wurde und wo das Produkt
das Diepoxid enthielt. Erhöhte
Gehalte des Diepoxids in dem Endprodukt wurden auch bei höheren Abkühlungsgeschwindigkeiten
beobachtet.
-
Die Kristallisation bei dem Experiment
mit dem Rückstand
der Mutterlauge mit schlechter Qualität lieferte ein Material mit
schlechter Qualität,
das ein Gemisch aus dem Diepoxid und der Form H zu sein schien, als
eine Analyse durch Röntgenpulverbeugung
durchgeführt
worden war.
-
Das Impfexperiment mit der Form H
(bei dem Eplerenon mit hoher Reinheit mit der Form H beimpft wurde)
lieferte ein Produkt aus 77% der Form H auf der Basis der Röntgenpulverbeugungsanalyse,
das jedoch auf Grundlage der DSC-Analyse vollständig aus der Form H bestand.
Das Pulver-Röntgenbeugungsmodell wurde
jedoch nicht auf eine Linearittät über etwa
15% der Form H hinaus getestet. Dieses Experiment war nur eines
der vier Experimente dieses Beispiels, wo die Form H in Abwesenheit
des Diepoxids erzeugt wurde.
-
Bei dem Impfexperiment mit der Form
L (bei dem Eplerenon mit niedriger Reinheit mit der Form L beimipft
wurde) wurde ein Produkt erhalten, das vollständig aus der Form L bestand.
-
Es sieht so aus, als ob die Werte,
erhalten bei dem Hochfluidbetttrocknen des Eplerenons den Werten entsprechen,
die beim Trocknen im Vakuumofen erhalten wurden. Die niedrigen Fließbetttrocknungen
lieferten Ergebnisse, die sich von denjenigen der Vakuumofentrocknungen
unterschieden.
-
-
A Reinheit
des Materias
-
Ein Würfeldiagramm der Reinheit des
Produkts, der Reinheit des Ausgangsmaterials, der Abkühlungsgeschwindigkeit
und der Endpunkttemperatur auf der Basis der in Tabelle 7A angegebenen
Werte ist in 15 dargestellt.
Das Würfeldiagramm
legt nahe, dass die Verwendung eines Materials mit höherer Reinheit
zu Beginn der Kristallisation ein Produkt mit höherer Reinheit ergeben sollte.
Die Endpunkttemperatur der Kristallisation beeinflusst offenbar
nicht stark die Reinheit des Produkts. Jedoch sieht es so aus, als
ob die Abkühlungsgeschwindigkeit
einen gewissen Effekt ausübt,
wobei ein Produkt mit geringfügig
geringerer Reinheit von einer schnelleren Abkühlungsgeschwindigkeit resultiert.
Tatsächlich
war der Gehalt des Diepoxids im Allgemeinen bei größeren Abkühlungsgeschwindigkeiten
höher.
-
Die 16 zeigt
ein halbnormales Diagramm, hergestellt unter Verwendung der Ergebnisse
des Würfeldiagramms
um zu bestimmen, welche Variablen, wenn überhaupt, einen statistisch
signifikanten Effekt auf die Reinheit des Produkts hatten. Die Reinheit
des Ausgangsmaterials hatte den größten statistisch signifikanten
Effekt auf die Reinheit des Produkts, obgleich auch die Abkühlungsgeschwindigkeit
und die Wechselwirkung zwischen der Abkühlungsgeschwindigkeit und der
Reinheit des Ausgangsmaterials als statistisch signifikante Effekte
gesehen wurden.
-
Die 17 ist
ein Wechselwirkungsdiagramm auf der Basis dieser Ergebnisse, das
die Wechselwirkung zwischen der Reinheit des Ausgangsmaterials und
der Abkühlungsgeschwindigkeit
auf die Reinheit des Produkts zeigt. Bei Verwendung von Eplerenon
mit hoher Reinheit (Ausgangsmaterial mit 100,8% Eplerenon) sieht
es so aus, als ob die Abkühlungsgeschwindigkeit
auf die Endreinheit keinen oder nur einen geringen Effekt ausübt. Bei
Verwendung von Eplerenon mit niedriger Reinheit (Ausgangsmaterial
89,3%iges Eplerenon) vermindert sich jedoch die Reinheit des Produkts,
wenn die Abkühlungsgeschwindigkeit
zunimmt. Dieses Ergebnis weist darauf hin, dass bei Eplerenon-Kristallisationen,
die mit höheren
Abkühlungsgeschwindigkeiten durchgeführt werden,
mehr Verunreinigungen kristallisieren.
-
B. Gehalt an der Form
H
-
Ein Würfeldiagramm der Gewichtsfraktion
der Form H, der Reinheit des Ausgangsmaterialprodukts, der Abkühlungsgeschwindigkeit
und der Endpunkttemperatur auf der Basis der in Tabelle 7A angegebenen Werte
wird in der 18 gezeigt.
Das Würfeldiagramm
weist darauf hin, dass die Verwendung eines Eplerenons mit höherer Reinheit
am Beginn der Kristallisation eine niedrigere Menge der Form H ergibt.
Die Endpunkttemperatur der Kristallisation scheint gleichfalls einen
Effekt auf die Form des Endprodukts auszuüben. Es sieht nicht so aus,
als ob die Abkühlungsgeschwindigkeit
die Bildung der Form H stark beeinflusst, obgleich eine gewisse
Menge der Form H bei einer schnelleren Abkühlung bei einer niedrigeren
Endpunkttemperatur in Gegenwart von Verunreinigungen resultieren
kann.
-
Die 19 zeigt
ein halbnormales Diagramm, hergestellt unter Verwendung der Ergebnisse
des Würfeldiagramms
zur Bestimmung, welche Variablen, wenn überhaupt, einen statisch signifikanten
Effekt auf die Menge der Form H in dem Endmaterial ausüben. Die
Reinheit des Ausgangsmaterials, die Endpunkttemperatur der Kristallisation
und die Wechselwirkung zwischen den zwei Variablen wurden als statistisch
signifikante Effekte gesehen.
-
Die 20 ist
ein Wechselwirkungsdiagramm auf der Basis dieser Ergebnisse, das
die Wechselwirkung zwischen der Reinheit des Ausgangsmaterials und
der Endpunkttemperatur auf den Endgehalt der Form H zeigt. Bei Verwendung
von Eplerenon mit hoher Reinheit (Ausgangsmaterial 100,8% Eplerenon)
sieht es so aus, als ob die Endpunkttemperatur nur einen geringen
Effekt auf den Gehalt an Form H ausübt. Es resultierte keine Form
H in jedem Fall mit reinem Eplerenon. Bei Verwendung von Eplerenon
mit niedriger Reinheit (Ausgangsmaterial 89,3% Eplerenon) war jedoch
die Form H in beiden Fällen
mit signifikant mehr Form H bei höheren Endpunkttemperaturen
vorhanden.
-
In Tabelle 7B ist die Gewichtsfraktion
der Form H, gemessen in Materialien, getrocknet unter Verwendung
von entweder einem Fließbett
(LAB-LINE/P.R.L. Hi-Speed-Fließbetttrockner,
Lab-Line Instruments, Inc.) oder einem Vakuumofen (Baxter Scientific
Products Vacuum Drying Oven, Modell DP-32) angegeben. Ein ähnlicher
Gehalt der Form H wurde bei vergleichbaren Materialien, getrocknet
entweder im Hochfließbett
oder im Vakuumofen, beobachtet. Es wurde jedoch ein Unterschied
bei vergleichbaren Materialien, getrocknet in einem niedrigen Fließbett, gegenüber dem
Vakuumofen beobachtet.
-
-
Beispiel 12: Kristallisation
eines Gemisches der Form H und der Form L aus Methylethylketon zur
Herstellung eines Solvats, und (b) Desolvatisierung des Solvats
zur Herstellung der Form L
-
Eplerenon der Form H (10 g) wurde
mit 80 ml Methylethylketon kombiniert. Das Gemisch wurde zum Rückfluss
(79°C) erhitzt
und bei dieser Temperatur etwa 30 Minuten lang gerührt. Die
resultierende Aufschlämmung
wurde dann durch ein stufenweises Haltepunktprotokoll durch Halten
der Aufschlämmung
bei 65°C, 50°C, 35°C und 25°C über einen
Zeitraum von etwa 90 Minuten bei jeder Temperatur abgekühlt. Die
Aufschlämmung
wurde filtriert und mit etwa 20 ml Methylethylketon gespült. Der
isolierte Feststoff wurde am Anfang auf dem Filter und dann im Vakuumofen
bei 40–50°C getrocknet.
Das Trocknen wurde in dem Vakuumofen bei 90–100°C vervollständigt. Der desolvatisierte
Feststoff wurde mit einer Ausbeute von 82% erhalten. Die Analyse
durch XPRD, MIR und DSC bestätigte,
dass die feste Form eine kristalline Struktur der Form L hatte.
-
Beispiel 13: Aufschluss
eines Eplerenon-Ausgangsmaterials mit niedriger Reinheit mit einem
Lösungsmittel zur
Herstellung der Form H
-
A. Aufschluss mit Ethanol
als Lösungsmittel
-
Eplerenon mit niedriger Reinheit
(24,6 g; 64 Gew.-% auf dem Wege über
HPLC) wurde mit 126 ml Ethanol 3A kombiniert. Die Aufschlämmung wurde
zum Rückfluss
erhitzt, und das Destillat wurde entfernt. Eine weitere Menge von
126 ml Ethanol 3A wurde gleichzeitig zugegeben, als 126 ml Lösungsmittel
durch atmosphärische
Destillation entfernt wurden. Nach Beendigung des Lösungsmittel-Turnovers
wurde das Gemisch auf 25°C
abgekühlt
und eine Stunde lang gerührt.
Der Feststoff wurde filtriert und mit Ethanol 3A gespült. Der
Feststoff wurde an der Luft getrocknet, wodurch das Ethanolsolvat
erhalten wurde. Das Solvat wurde weiterhin in einem Vakuumofen bei
90–100°C sechs Stunden
lang getrocknet, wodurch 14,9 g Eplerenon der Form H erhalten wurden.
-
B. Aufschluss mit Methylethylketonsolvat
als Lösungsmittel
-
Bei einem alternativen Aufschlussverfahren
wurde 1 Gramm Eplerenon mit niedriger Reinheit (zu etwa 65% rein)
in 4 ml Methylethylketon zwei Stunden lang aufgeschlossen. Nach
zwei Stunden wurde das Gemisch auf Raumtemperatur abkühlen gelassen.
Nach dem Abkühlen
wurde der Feststoff durch Vakuumfiltration gesammelt, und es wurde
durch XPRD-Analyse festgestellt, dass es sich um das Methylethylketonsolvat
handelte. Der Feststoff wurde 30 bis 60 Minuten lang bei 100°C getrocknet.
Durch XPRD wurde festgestellt, dass die getrockneten Feststoffe
die reine Form H waren.
-
Beispiel 14: Aufschluss
von Eplerenon-Ausgangsmaterial mit hoher Reinheit mit einem Lösungsmittel
zur Herstellung der Form L
-
A. Aufschluss mit Ethanol
als Lösungsmittel:
-
Eplerenon mit hoher Reinheit (1 Gramm)
wurde in 8 ml Ethanol ungefähr
zwei Stunden lang aufgeschlossen. Dann wurde die Lösung auf
Raumtemperatur abkühlen
gelassen, und die Feststoffe wurden durch Vakuumfiltration gesammelt.
Die Analyse der Feststoffe durch XPRD unmittelbar nach der Filtrierung
wiesen darauf hin, dass die Feststoffe ein Solvat (vermutlich das
Ethanolsolvat) waren. Die Feststoffe wurden dann bei 100°C und atmosphärischem
Druck 30 Minuten lang getrocknet. Der getrocknete Feststoff wurde
durch XPRD analysiert, und es wurde festgestellt, dass es sich hauptsächlich um
die Form L handelte (es wurde keine Form H festgestellt).
-
B. Aufschluss mit Methylethylketonsolvat
als Lösungsmittel:
-
Eplerenon mit hoher Reinheit (1 Gramm)
wurde in 4 ml Methylethylketon zwei Stunden lang aufgeschlossen.
Nach den zwei Stunden wurde die Lösung auf Raumtemperatur abkühlen gelassen,
und die Feststoffe wurden durch Valkuumfiltration gesammelt. Die
Feststoffe wurden sofort durch XPRD analysiert, und es wurde festgestellt,
dass es sich um ein Solvat von Eplerenon (vermutlich das Methylethylketonsolvat)
handelt. Das Solvat wurde danach bei 100°C und Umgebungsdruck 30 bis
60 Minuten lang getrocknet. Die getrockneten Feststoffe wurden durch
XPRD analysiert, und es wurde gefunden, dass es sich hauptsächlich um
die Form L handelte, wobei keine Beugungspeaks für die Form H vorhanden waren.
-
Beispiel 15: Kristallisation
der Form L direkt aus der Lösung
-
Verfahrensweise A: Eplerenon (2,5
g) wurde in Ethylacetat durch Erhitzen auf 75°C aufgelöst. Nach Auflösung des
Eplerenons wurde die Lösung
30 Minuten lang bei 75°C
gehalten um eine vollständige
Auflösung
zu gewährleisten:
Dann wurde die Lösung
mit 1°C/min
auf 13°C
abgekühlt.
Nach Abkühlung
auf 13°C wurde
die Aufschlämmung
zwei Stunden lang mit 750 UpM mit einem Kopfrührer gerührt. Die Kristalle wurden durch
Vakuumfiltration gesammelt und eine Stunde lang in einem Vakuumofen
bei 40°C
getrocknet. Das XPRD-Bild und das DSC-Thermogramm waren für Eplerenon der Form L charakteristisch.
Die thermische gravimetrische Analyse (TGA) des Feststoffs zeigte
keinen Gewichtsverlust des Feststoffs bis zu einer Temperatur von
200°C an.
-
Verfahrensweise B: Bei einer alternativen
Verfahrensweise wurden 2 g Eplerenon in 350 ml 15/85% Acetonitril/Wasser
durch Erhitzen auf einer heißen
Platte unter magnetischem Rühren
aufgelöst.
Nach Auflösung
des Eplerenons wurde die Lösung
auf Raumtemperatur über
Nacht unter Rühren
mit Magnetrührer
abkühlen
gelassen. Der resultierende Feststoff wurde durch Vakuumfiltration
gesammelt. Die Kristalle waren doppelbrechend, und sie hatten einen
dreieckigen, plattenähnlichen
Kristallhabitus. Der Feststoff hatte XPRD- und DSC-Werte, die für die Form
L des Eplerenons charakteristisch waren. Die TGA-Analyse zeigte
keinen Gewichtsverlust bis zu 200°C
an.
-
Verfahrensweise C: Bei einer alternativen
Verfahrensweise wurden 640 mg Eplerenon in einen 50 ml-Kolben mit
20 ml Ethylbenzol eingegeben. Die resultierende Aufschlämmung wurde
auf 116°C
erhitzt, und sie wurde zu einer klaren Lösung. Die klare Lösung wurde
im Verlauf von 30 Minuten auf 25°C
abgekühlt.
Die Keimbildung begann bei 84°C
während
der Abkühlungsperiode.
Die resultierenden Feststoffe wurden von der Lösung abfiltriert und an der
Luft getrocknet, wodurch 530 mg Feststoffe (Ausbeute 83%) erhalten
wurden. Eine Heiß-Stufenmikroskopie
und die XPRD-Analyse bestätigten,
dass die Feststoffe aus Kristallen der Form L bestanden.
-
Verfahrensweise D: Bei einer alternativen
Verfahrensweise wurden 1,55 g Eplerenon zu 2,0 ml Nitrobenzol gegeben,
und das Gemisch wurde auf 200°C
erhitzt. Die resultierende Aufschlämmung wurde über Nacht
bei 200°C
gerührt.
Die Lösung
wurde am folgenden Tag auf Raumtemperatur abkühlen gelassen (natürliche Luftkonvektion),
und der Feststoff wurde isoliert. Durch XPRD-Analyse und durch Mikroskopie
mit polarisiertem Licht wurde festgestellt, dass der Feststoff aus
der Form L bestand.
-
Verfahrensweise E: Bei einer alternativen
Verfahrensweise wurden 5,0 g Eplerenon (Reinheit größer als
99%) zu 82 g Methanol (104 ml) gegeben. Unter Rühren (210 UpM) wurde die Lösung auf
60°C erhitzt
und bei dieser Temperatur 20 Minuten lang gehalten um eine vollständige Auflösung zu
gewährleisten.
Die Lösung wurde
dann auf –5°C mit einer
Geschwindigkeit von 0,16°C/Minute
unter Rühren
abgekühlt.
Die Kristalle wurden durch Filtration gesammelt und in einem Vakuumofen
bei 40°C
20 Stunden lang getrocknet. Durch DSC- und XPRD-Analyse wurde festgestellt, dass die
getrockneten Feststoffe aus der reinen Form L von Eplerenon bestanden.
-
Verfahrensweise F: Bei einer alternativen
Verfahrensweise wurden 6,0 g Eplerenon (Ethanolsolvat, enthaltend
9% Ethanol und mit einer korrigierten Reinheit von 95,2%) zu 82
g Methanol (104 ml) gegeben. Unter Rühren (210 UpM) wurde die Lösung auf
60°C erhitzt
und bei dieser Temperatur 20 Minuten lang gehalten um eine vollständige Auflösung zu
gewährleisten.
Die Lösung
wurde dann auf 50°C
mit einer Geschwindigkeit von 0,16°C/Minute abgekühlt und
dann bei dieser Temperatur etwa 2,5 Stunden lang gehalten. Hierauf
wurde die Lösung
auf –5°C mit einer
Geschwindigkeit von 0,13°C
unter Rühren
abgekühlt.
Die Kristalle wurden durch Filtration gesammelt und in einem Vakuumofen
bei 40°C
16 Stunden lang getrocknet. Durch DSC- und XPRD-Analyse wurde festgestellt,
dass die getrockneten Feststoffe aus der reinen Form L von Eplerenon
bestanden.
-
Beispiel 16: Kristallisation
der Form H direkt aus der Lösung
-
150,5 mg des Diepoxids und 2,85 g
Eplerenon wurden zu 1,5 ml Nitrobenzol gegeben. Das Gemisch wurde
magnetisch mehrere Stunden lang bei 200°C gerührt. Die Aufschlämmung wurde
dann auf Raumtemperatur durch natürliche Luftkonvektion abkühlen gelassen.
Die Probe wurde getrocknet und durch Mikroskopie mit polarisiertem
Licht und durch XPRD-Analyse analysiert. Die XPRD-Analyse zeigte
an, dass die Probe aus einem Gemisch der Form H und der Form L bestand.
Die Kristalle waren bei der mikroskopischen Analyse durchscheinend,
was anzeigt, dass keine Desolvatisierung (und Umwandlung entweder
zu der Form H oder zu der Form L) erfolgte.
-
Beispiel 17: Herstellung
von amorphem Eplerenon durch Zerkleinern
-
Ungefähr die Hälfte eines Stahl-Wig-L-Bug-Behälters wurde
mit etwa 60 g Eplerenon (Reinheit größer als 99,9%) gefüllt. Eine
Stahlkugel und eine Kappe wurden auf den Probenbehälter plaziert,
und es wurde 30 Sekunden lang durch das Wig-L-Bug-Gerät bewegt.
Das Eplerenon wurde von der Oberfläche des Wig-L-Bug-Behälters abgekratzt,
und der Behälter
wurde weitere 30 Sekunden lang bewegt. Der resultierende Feststoff
wurde durch XPRD- und DSC-Analyse
analysiert, und es wurde festgestellt, dass es sich um ein Gemisch
von amorphem Eplerenon und kristallinem Eplerenon der Form L handelte.
-
Beispiel 18: Herstellung
von amorphem Eplerenon durch Lyophilisierung
-
Ungefähr 100 mg rohes Eplerenon wurden
in einen Becher, enthaltend 400 ml Wasser, eingewogen. Die Lösung wurde
5 Minuten lang leicht erhitzt und dann unter Rühren weitere 5 Minuten lang
mit Schall behandelt und erhitzt. Ungefähr 350 ml der Eplerenon-Lösung wurden
in einen 1000 ml-Rundkolben, enthaltend 50 ml HPLC-Wasser, einfiltriert.
Die Lösung
wurde in einem Trockeneis/Aceton-Bad über einen Zeitraum von ein
bis zwei Minuten flash-eingefroren. Der Kolben wurde an einen Labconco-Freezone-4,5-Gefriertrockner angefügt, und
es wurde über
Nacht getrocknet. Die Feststoffe in dem Kolben wurden in eine kleine
braune Flasche transferriert. Es wurde mit einem Mikroskop unter
Verwendung von polarisiertem Licht bei 10X, 1,25X optivar in Cargillöl (1,404)
beobachtet. Es wurde beobachtet, dass es sich um mindestens 95%
amorphes Eplerenon handelt. Die 21 und 22 zeigen das XPRD-Bild
und das DSC-Thermogramm,
erhalten aus dem amorphen Eplerenon. Der Peak, beobachtet bei 39
Grad Zwei-Theta
in 21, ist dem Probenbehälter aus Aluminium
zuzuschreiben.
-
II.
-
Beispiel 19: Zubereitungen
aus Eplerenon-Polymorphen
-
Tabletten, enthaltend 25 mg-, 50
mg-, 100 mg- und 200 mg-Dosierungen von Eplerenon der Form L, wurden
hergestellt. Sie hatten die folgende Zusammensetzung:
-
-
Beispiel 20: Zubereitungen
aus Eplerenon-Polymorphen
-
Kapseln (Kapseln aus harter Gelatine,
#0) wurden hergestellt, die eine 100 mg-Dosis von Eplerenon enthielten.
Sie hatten die folgende Zusammensetzung:
-
-
Beispiel 21: Zubereitungen
aus Eplerenon-Polymorphen
-
Kapseln (Kapseln aus harter Gelatine,
Größe #0) wurden
hergestellt, die eine 200 mg-Dosis
von Eplerenon enthielten. Sie hatten die folgende Zusammensetzung:
-
-
Beispiel 22: Herstellung
von gemahlenem Eplerenon
-
Getrocknetes Methylethylketonsolvat
wird als erstes von Klumpen befreit, indem das Solvat durch ein Sieb
mit 20 Mesh auf einem Fitzmill-Gerät geleitet wird. Der von Klumpen
befreite Feststoff wird dann unter Verwendung einer Alpine-Hiosakawa-Stud-Disk
Stift-Mühle,
arbeitend bei Kühlung
mit flüssigem
Stickstoff und mit einer Beschickungsgeschwindigkeit von 250 Kilogramm/Stunde
stiftvermahlen. Das Stiftvermahlen liefert vermahlenes Eplerenon
mit einer Größe D90 von ungefähr 65–100 Mikrometer.
-
Die folgenden Beispiele veranschaulichen
Aspekte der vorliegenden Erfindung, sollten jedoch nicht als Einschränkungen
aufgefasst werden. Die experimentellen Verfahrensweisen, die zum
Erhalt der angegebenen Werte angewendet wurden, werden untenstehend
genauer beschrieben. Die Symbole und Konventionen, die in diesen
Beispielen verwendet werden, stehen mit denjenigen Im Einklang,
die in der derzeitigen pharmakologischen Literatur verwendet werden.
Wenn nichts anderes angegeben ist, dann gilt folgendes: (i) alle
in den Beispielen angegebenen Prozentangaben sind Gewichtsprozent,
bezogen auf das Gesamtgewicht des Präparats bzw. der Zusammensetzung,
(ii) im Falle von Kapseln ist das gesamte Gewicht der Zusammensetzung bzw.
des Präparats
das gesamte Füllgewicht
der Kapsel, und es schließt
das Gewicht der tatsächlich
verwendeten Kapsel nicht ein, und (iii) beschichtete Tabletten sind
mit einem herkömmlichen
Beschichtungsmaierial, wie Padry White YS-1-18027A, beschichtet,
und der Gewichtsanteil des Überzugs
beträgt
etwa 3% des Gesamtgewichts der beschichteten Tablette.
-
Beispiel 23: Tablette
mit sofortiger Freisetzung mit einer Dosis von 25 mg
-
Eine Tablette mit sofortiger Freisetzung
mit einer Dosis von 25 mg wurde hergestellt (Tablettendurchmesser
7/32''), die die folgende
Zusammensetzung hatte:
-
-
Beispiel 24: Tablette
mit sofortiger Freisetzung mit einer Dosis von 50 mg
-
Eine Tablette mit sofortiger Freisetzung
mit einer Dosis von 50 mg wurde hergestellt (Tablettendurchmesser
9/32''), die die folgende
Zusammensetzung hatte:
-
-
Beispiel 25: Tablette
mit sofortiger Freisetzung mit einer Dosis von 100 mg
-
Eine Tablettenzubereitung mit sofortiger
Freisetzung und einer Dosis von 100 mg wurde hergestellt (Tablettendurchmesser
12/32''), die die folgende
Zusammensetzung hatte:
-
-
Beispiel 26: Kapsel mit
sofortiger Freisetzung mit einer Dosis von 10 mg
-
Eine Kapselzubereitung mit sofortiger
Freisetzung mit einer Dosis von 10 mg wurde hergestellt, die die folgende
Zusammensetzung hatte:
-
-
Beispiel 27: Kapsel mit
sofortiger Freisetzung mit einer Dosis von 25 mg
-
Eine Kapselzubereitung mit sofortiger
Freisetzung mit einer Dosis von 25 mg wurde hergestellt, die die folgende
Zusammensetzung hatte:
-
-
Beispiel 28: Kapsel mit
sofortiger Freisetzung mit einer Dosis von 50 mg
-
Eine Kapselzubereitung mit sofortiger
Freisetzung mit einer Dosis von 50 mg wurde hergestellt, die die folgende
Zusammensetzung hatte:
-
-
Beispiel 29: Kapsel mit
sofortiger Freisetzung mit einer Dosis von 100 mg
-
Eine Kapselzubereitung mit sofortiger
Freisetzung mit einer Dosis von 100 mg wurde hergestellt, die die
folgende Zusammensetzung hatte:
-
-
Beispiel 30: Kapsel mit
sofortiger Freisetzung mit einer Dosis von 200 mg
-
Eine Kapselzubereitung mit sofortiger
Freisetzung mit einer Dosis von 200 mg wurde hergestellt, die die
folgende Zusammensetzung hatte:
-
-
Biologische Beurteilung
I
-
Eine Kombinationstherapie mit ACE-Inhibitor,
Eplerenon und Furosemid bei Menschen, wurde, wie in den folgenden
klinischen Versuchen beschrieben, beurteilt.
-
MATERIALIEN UND VERFAHREN
-
Aufbau der Untersuchung
-
Dieses war ein statistischer Versuch
mit Doppel-Blindproben, der multizentrisch ausgerichtet war und parallele
Gruppen mit Placeboverabreichung und Verabreichung von aktivem Arzneimittel
umfasste, wobei vier verschiedene tägliche Dosen an Eplerenon im
Vergleich zu Placebo beurteilt wurden. Eine 25 mg-Dosis an Spironolacton,
die einmal pro Tag verabreicht wurde, diente als aktive Kontrolle.
Der Doppel-Blind-Behandlungszeitraum war 12 Wochen in Folge. Die
Untersuchung ist in 23 als
Diagramm dargestellt.
-
Untersuchungsgruppen
-
Personenaufnahme
-
Insgesamt 321 Personen wurden statistisch
für den
Doppel-Blind-Behandlungszeitraum eingeteilt (bzw. randomisiert).
Diese Probengröße lieferte
eine 90%ige Leistung bei einem zweiseitigen 5% Signifikanzlevel
um eine mittlere Differenz von 7 nmol/Tag bei Urinaldosteron nachzuweisen.
-
Kriterien
für die
Aufnahme zum Versuch
-
Um sich für die Aufnahme in diese Untersuchung
zu qualifizieren, erfüllten
die Kandidaten die folgenden Kriterien:
- 1.
Der Patient muss ein Mann oder eine Frau mit einem Alter von ≥ 18 Jahren
sein. Weibliche Patienten waren postmenopausal, durch Operation
steril oder verwendeten wirksame Kontrazeptiva des Barriere-Typs.
- 2. Der Patient hatte alle folgenden Beweise für Herzinsuffizienz
(heart failure): 1) Ejektionsfraktion ≤ 40% (basierend auf Kontrastventrikulographie,
Radionukleotidscanning oder Echokardiographie) innerhalb von 6 Monaten
vor der ersten Dosis der Untersuchungsmedikation; 2) eine NYHA-Geschichte,
Funktionsklassifizierung III oder IV, innerhalb der letzten 6 Monate
vor Beteiligung an der Untersuchung; und 3) eine NYHA-Funktionsklassifizierung
von II– IV
zur Zeit der Beteiligung an der Untersuchung.
- 3. Der Patient erhielt zum Zeitpunkt der Untersuchung die folgende
Therapie und setzte diese fort: a) ein Schleifen-Diuretikum, für das die
Dosis zwei Wochen vor der ersten Dosis der Untersuchungsmedikation unverändert war;
und b) einen ACE-Inhibitor, für
den die Dosis während
des letzten Monats vor der ersten Dosis der Untersuchungsmedikation
unverändert
war.
- 4. Wenn der Patient eine Digitalis-Therapie machte, so war die
Therapie während
der letzten drei Monate vor Beteiligung an der Untersuchung begonnen
worden, und die Dosis war während
einen Monats vor der ersten Dosis der Untersuchungsmedikation unverändert.
- 5. Das Serum-Kalium des Patienten war < 5 mÄq/l.
- 6. Der Patient hat im Sitzen einen systolischen BP (Blutdruck) ≥ 90 mmHg.
- 7. Der Patient hat vor den Diagnoseverfahren und vor Verabreichung
der ersten Dosis der Untersuchungsmedikation eine schriftliche Einwilliung
vorgelegt.
-
Kriterien
zum Ausschluss
-
Ein Kandidat wurde aus der Untersuchung
ausgeschlossen, wenn er/sie eines der nachfolgend aufgelisteten
Kriterien erfüllte:
- 1. Gebärfähige Frauen,
die keine Kontrazeption anwendeten oder orale Kontrazeptiva oder
Depot (hormonale)-Kontrazeptiva anwendeten.
- 2. Der Patient hatte eine akute, lebensbedrohende Krankheit
(einschließlich
Patienten mit einem automatischen, implantierbaren Herzschrittmacher/Defibrillator)
oder hat eine primäre
Leberinsuffizienz.
- 3. Der Patient hat ein transplantiertes Herz oder erwartete
eine Herztransplantation.
- 4. Der Patient hatte eine hämodynamisch
signifikante Klappenerkrankung. Der Patient mit einer operativ korrigierten
Klappenerkrankung war teilnahmeberechtigt.
- 5. Der Patient hatte einen Myokardinfarkt oder hatte sich einer
Herzangioplastie oder einer Bypass-Operation innerhalb der letzten
drei Monate vor der ersten Dosis der Untersuchungsmedikation unterzogen.
- 6. Der Patient hatte instabile Angina.
- 7. Der Patient hatten. einen systolischen BP (Blutdruck) > 160 mmHg oder einen
diastolischen BP > 95 mmHg,
gemessen in sitzender Position.
- 8. Der Patient hatte eine intrinsische Nierenkrankheit (definiert
als Serum-Kreatinin-Konzentration > 180 Fmol/l oder > 2,0 mg/dl).
- 9. Der Patient hatte unkontrollierten Diabetes, definiert als
Fasten-Blutzucker > 200
mg/l, Insulin-abhängigen
Diabetes oder eine andere nichtkontrollierte endokrine Krankheit.
- 10. Der Patient hatte eine aktive Malignität eines beliebigen Typs oder
eine Malignitätsgeschichte.
(Patienten mit einer Geschichte eines Basalzellen-Karzinoms, das
operativ entfernt worden war, waren akzeptabel. Patienten mit einer
Geschichte anderer Malignitäten,
die chirurgische entfernt worden waren oder in anderer Weise zur
Heilung behandelt worden waren und keinen Beweis für ein Wiederauftreten
in den letzten 5 Jahren vor Beteiligung an der Untersuchung zeigten,
waren ebenfalls akzeptabel).
- 11. Die Leberenzym-Messungen des Patienten (SGOT, SGPT, GTT)
waren > 1,5 × der Obergrenze
des Normalwerts.
- 12. Der Patient hatte andere klinisch signifikante Abnormalitäten bezüglich der
Hämatologie
oder der Biochemiewerte.
- 13. Der Patient erhielt ein Kalium-Supplement oder ein Antiarrhythmikum
(ausgenommen Amiodaron). Arzneimittel wurden mindestens 5 Halbwertszeiten
vor der Basisuntersuchung abgesetzt, und Kalium-Supplements wurden
mindestens 48 Stunden vor der Basisuntersuchung abgesetzt.
- 14. Der Patient hatte ein Kalium-aussparendes Diuretikum innerhalb
des letzten Monats vor der ersten Dosis der Untersuchungsmedikation
erhalten.
- 15. Der Patient nahm zur Zeit der Beteiligung an der Untersuchung
regelmäßig eines
der folgenden Arzneimittel: a) nichtsteroidale anti-inflammatorische
Arzneimittel (einschließlich
Aspirin > 300 mg/Tag),
b) Steroide, c) Dopamin-Agonisten oder -Antagonisten, d) Heparin,
oder e) Insulin.
- 16. Der Patient erhielt während
der letzten 30 Tage vor der ersten Dosis der Untersuchungsmedikation
irgendeine Untersuchungsmedikation oder es ist geplant, dass er
während
des Verlaufs dieser Untersuchung ein anderes Untersuchungsarzneimittel
als die Untersuchungsmedikation erhält.
- 17. Der Patient hatte eine bekannte Hypersensibilität gegen
Eplerenon, Spironolacton oder verwandte Verbindungen.
- 18. Der Patient war bereits früher zu dieser Untersuchung
zugelassen worden.
-
Randomisierungsverfahren
-
Patienten wurden zur Beteiligung
nach einem durch Computer aufgestellten Randomisierungsplan, erstellt
bei Searle, vor Beginn der Untersuchung eingeteilt und erhielten
einen 12-Wochen-Dosierungsplan
mit Eplerenon 25 mg einmal/Tag, 25 mg BID, 50 mg einmal/Tag, 100 mg
einmal/Tag, 25 mg Spironolacton einmal/Tag oder Placebo. Die Randomisierung
war für
alle Gruppen 1 : 1. Patienten wurden bei der Basisuntersuchung Untersuchungsnummern
zugeteilt.
-
Beschreibung
der klinischen Vorräte
-
Arzneimittelvorräte für die Untersuchung wurden von
Searle bereitgestellt und bestanden aus folgenden:
- – Kapseln,
die Eplerenon in Dosen von 25 mg, 50 mg, 100 mg oder 200 mg enthielten
und alle ein identisches Aussehen hatten.
- – Placebo-Kapseln,
die im Aussehen identisch mit den Eplerenon-Kapseln waren;
- – Tabletten,
die Spironolacton in einer Dosis von 25 mg enthielten;
- – Placebo-Tabletten,
die im Aussehnen mit Spironolacton-Tabletten identisch waren.
-
Eine neue Untersuchungsmedikation
wurde bei der Basisuntersuchung, bei den Untersuchungen in Woche
2, 4 und 8 verteilt.
-
Arzneimittelverabreichung
-
Eine Untersuchungsmedikation wurde
ohne Beachtung der Essenszeiten eingenommen. Die Morgendosis wurde
zwischen 6:00 und 10:00 am Morgen nach dem Aufstehen eingenommen,
die Abenddosis wurde 12 Stunden später eingenommen.
-
Die Patienten wurden instruiert, über alle
Dosierungszeiträume
eine Kapsel aus Flasche 1 und eine Tablette aus Flasche 2 am Morgen
nach dem Aufstehen zu nehmen und eine Kapsel aus Flasche 3 zwölf Stunden
später
am Abend einzunehmen. Wenn eine Dosis vergessen wurde, erhielt der
Patient am nächsten
Tag keine doppelte Dosis. Allerdings konnte eine vergessene Dosis
vor Ablauf des Tages genommen werden, wenn mindestens ein Acht-Stunden-Intervall
zwischen den zwei Tagesdosen lag. An einem Tag wurden nur zwei Dosen,
eine morgens und eine abends, genommen. Die Patienten wurden ermuntert,
die Untersuchungsmedikation jeden Tag zu denselben Zeiten einzunehmen.
-
UNTERSUCHUNGSPLAN
-
Vorbehandlungszeitraum
-
Screening-Untersuchung
-
Es wurde eine schriftliche Einverständniserklärung vor
Beginn der mit der Untersuchung in Verbindung stehenden Verfahren
erhalten.
- – Die
medizinische Geschichte wurde nicht mehr als zwei Wochen vor Beginn
der Doppelt-Blind-Behandlung aufgenommen. Die medizinische Geschichte
umfasste spezifische Fragen um eine Grundidentifizierung einer zugrundeliegenden
Herzerkrankung, die zum CHF-Syndrom
führt,
zu ermöglichen
und um Dauer und klinschen Verlauf von CHF vor Zulassung zum Versuch
zu identifizieren.
- – Während dieses
Vorbehandlungszeitraums wurde auch eine physische Untersuchung durchgeführt.
- – Körpergewicht
und Vitalfunktionen, einschließlich
Herzfrequenz und Blutdruck mit Manschette (Sphygmomanometer) im
Sitzen.
- – Ejektionsfraktions
(EF)-Messung, die innerhalb von sechs Monaten vor der Untersuchung
durchgeführt worden
war, war annehmbar. Wenn keine EF-Messung aus den letzten sechs
Monaten verfügbar
war, wurde sie zur Bestätigung
einer EF ≤ 40%
durchgeführt.
- – Es
wurde eine NYHA-Funktionsklassifizierung bestimmt.
- – ECG
(12-Ableitungen) wurde immer nach Abschluss der Messungen von Blutdruck
und Herzfrequenz und Temperatur durchgeführt.
-
Die Aufnahme-/Ausschluss-Kriterien
wurden überprüft und verwendet
um die mögliche
Eignung jedes Patienten für
die Untersuchung festzustellen.
-
Klinische
Labortests
-
Für
die folgende Analyse wurden klinische Labortests nüchtern durchgeführt (Blut
und Urin): Hämatologie
| Leukozytenzahl
mit Differential | Thrombozytenzahl |
| Erythrozytenzahl
(RBC) | Hämatokrit |
| Hämoglobin | |
Biochemie
| Natrium | Gesamt-Bilirubin/direkt
und indirekt |
| Calcium | Harnsäure |
| Chlorid | Glucose |
| Kalzium | Alkalische
Phosphatase |
| Magnesium | Glutamyltransferase
(GGT) |
| Phosphat
(anorganisch) | SGOT
(AST) |
| Harnstoff
(BUN) | SGPT
(ALT) |
| Kreatinin | LDH |
| Gesamt-Protein | Kreatinkinase
(CK) |
| Albumin | Cholesterin |
| | Triglyceride |
Urinanalyse
| pH | Glucose |
| Spezifisches
Gewicht | Ketone |
| Protein | Blut |
-
Verfahren
und Beobachtungen
-
NYHA-Funktionsklassifizierung
-
Die aktuelle NYHA-Funktionsklassifizierung
des Patienten wurde bei ausgewählten
Untersuchungen während
der Studien bestimmt. Bei der Beurteilung der Funktionsklasse des
Patienten wurde wie folgt vorgegangen:
Klasse I: Keine Symptome
bei normaler physischer Aktivität
Klasse
II: Symptome bei normaler physischer Aktivität, nicht aber im Ruhezustand
Klasse
III: Symptome bei geringerer als normaler physischer Aktivität, nicht
aber im Ruhezustand
Klasse IV: Symptome im Ruhezustand vorhanden.
-
Natriumretentions-Score
-
Zur Bestimmung des aktuellen Natriumretentions-Scores
für jeden
Patienten wurde ein Bewertungssystem verwendet. Das Bewertungssystem
ist in Tabelle 15 angegeben.
-
Tabelle
15: Bewertungssystem für
die Natriumretention
-
Die Summe aller Noten war der Natriumretentions-Score
des Patienten. Der Bereich des möglichen Score
ist –1
bis 11.
-
Urinsammlung
-
Zwei Tage vor den Untersuchungen
am Tag 0, der Woche 12 und der Woche 16 wurde mit der Sammlung des
24-Stunden-Urins begonnen. Das Urinvolumen und die Dauer der Sammlung
wurden gemessen, und die Proben wurden auf folgendes analysiert:
- 1. Natrium
- 2. Kalium
- 3. Aldosteron
-
Anschließend wurden die 24-Stunden-Natriumausscheidungsrate
und das Natrium/Kalium-Verhältnis bestimmt.
-
Plasma-Renin, natriuretisches
Atriumpeptid und natriumuretisches Gehirnpeptid
-
Am Morgen nach einem Fasten über Nacht,
aber vor Einnahme einer Medikation, wurden Blutproben entnommen.
Der Patient war vor der Entnahme 30 Minuten lang in Rückenlage.
Die Proben wurden zur Bestimmung von aktivem Renin und Gesamt-Renin,
der Spiegel an N-terminalem
ANP und BNP analysiert.
-
Konkurrierende
Medikation
-
Die Verwendung irgendeiner anderen
Medikation als der Arzneimittel, die für diese Untersuchung notwendig
waren, wurde während
des Behandlungszeitraumes möglichst
vermieden. Die folgenden Arzneimittel waren spezifisch ausgeschlossen:
- 1. Kalium-begrenzende Diuretika (z. B. Spironolacton,
Triamteren)
- 2. Nicht-steroidale anti-inflammatorische Arzneimittel (einschließlich chronische
Aspirin-Einnahme von über
300 mg/Tag)
- 3. Steroide
- 4. Antiarrhythmika (außer
Amioderon)
- 5. Dopamin-Agonisten oder -Antagonisten
- 6. Heparin
- 7. Insulin.
-
Kalium-Supplements wurden ausgeschlossen,
könnten
aber nach Ermessen der Forscher während der Untersuchung als
Rettungstherapie, insbesondere im Fall von Hypokalämie < 3,5 mÄq/l, verwendet
werden. Digitalis, Nitrate, Calcium und Betablocker waren als begleitende
Medikationen akzeptabel. Änderungen bei
der laufenden Therapie mit ACE-Inhibitor, Schleifen-Diuretikum oder Digitalis
waren erlaubt, wenn sie für notwendig
erachtet wurden. Bei einer Blutdruckabnahme, die eine Einstellung
der Medikation erforderte, war es empfehlenswert, zuerst die Dosis
des Diuretikums oder zweitens des ACE-Inhibitors zu verringern,
ohne dass die Dosierung der Untersuchungsmedikation unterbrochen
wurde.
-
BEURTEILUNG DER RESULTATE
-
Analyse der Personengruppen
-
Alle Patienten, die mindestens eine
Dosis Untersuchungsarzneimittel nahmen, wurden in die zu behandelnde
Gruppe aufgenommen. Eine zu beurteilende Gruppe bestand aus statistisch
ausgewählten
Patienten, die allen folgenden Kriterien genügten:
- 1.
Sie zeigten das Auftreten symptomatischer Herzinsuffizienz zur Zeit
der Beteiligung, das definiert war als:
- a. Ejektionsfraktion #40% (basierend auf Kontrastventrikulographie,
Radionukleotidscan oder Echokardiographie) in den letzten sechs
Monaten vor der ersten Dosis der Untersuchungsmedikation
- b. NYHA-Funktionsklasse III oder IV innerhalb der letzten sechs
Monate vor der ersten Dosis Untersuchungsmedikation, und
- c. NYHA-Funktionsklasse II–IV
zur Zeit der Beteiligung an der Untersuchung.
- 2. Fortgesetzte Aufnahme eines ACE-Inhibitors und eines Schleifen-Diuretikums,
für welche
die Dosen während
des letzten Monats vor der ersten Dosis der Untersuchungsmedikation
unverändert
waren. Wenn zu Beginn der Untersuchung Digitalis genommen wurde,
musste diese Therapie mindestens drei Monate vor Beteiligung begonnen
haben und die Dosis musste mindestens einen Monat vor der ersten
Dosis der Untersuchungsmedikation unverändert geblieben sein.
- 3. Sie durften nicht aufweisen:
- a. Eine hämodynamisch
signifikante und nicht korrigierte Klappenkrankheit zu Beginn
- b. Einen Myokardinfarkt in den letzten drei Monaten vor der
ersten Dosis der Untersuchungsmedikation
- c. Instabile Angina nach Eintritt in die Untersuchung.
- 4. Sie hatten weder vor Beginn des Versuchs, noch einen Monat
vor der ersten Dosis der Untersuchungsmedikation ein Kalium-aussparendes
Diuretikum erhalten.
- 5. Sie hatten weder zur Zeit der Beteiligung an der Untersuchung,
noch während
des Beobachtungszeitraums eines der folgenden erhalten:
- a. Chronische Verwendung von nicht-steroidalen anti-inflammatorischen
Arzneimitteln (einschließlich
chronischer Aspirinverwendung mit einer Dosis > 300 mg/Tag). Chronisch ist definiert
als Verwendung über mehr
als drei aufeinanderfolgende Tage.
- b. Steroide
- c. Dopamin-Agonisten oder -Antagonisten d. Insulin
- e. Heparin
- f. Antiarrhythmika (außer
Amiodaron)
- 6. Sie hatten die kardialen Beurteilungen der Vorstudie innerhalb
von 14 Tagen vor der ersten Dosis der Untersuchungsmedikation.
- 7. Nahmen mindestens 80% der vorgeschriebenen Dosen der Untersuchungsmedikation
für den
beobachteten Zeitraum ein.
-
Beurteilung der Wirksamkeit
-
Maße für die klinische Wirksamkeit
in dieser Untersuchung sind die NYHA-Funktionsklassifikationen und der Natriumretentions-Score
bei der Basisuntersuchung und nach 12 Wochen Behandlung. Die Behandlungsgruppen
werden hinsichtlich der Zahl von Patienten, die eine Verbesserung
zeigten, keine Verändung zeigten
oder eine Verschlechterung zeigten und bezüglich jeder Variablen ab dem
Basiswert bis Woche 12 verglichen. Für die NYHA-Funktionsklassifizierung wird eine Verbesserung
bei der Herzerkrankung als eine Verringerung um mindestens eine
Funktionsklasse definiert sein, und eine Verschlechterung wird als
Erhöhung um
mindestens eine Funktionsklasse definiert sein. Entsprechend wird
eine Verbesserung (Verschlechterung) beim Natriumretentions-Score
als Reduktion (Erhöhung)
des kumulativen Scores definiert sein. Für jede Variable wird der Cochran-Mantel-Haenszel
(CMH)-Test, gegliedert durch den Mittelwert, verwendet um Differenzen
unter den Behandlungsgruppen zu bewerten. Darüber hinaus werden gegliederte
CMH-Tests verwendet um jede aktive Behandlung mit Placebo zu vergleichen
und um jede Eplerenon-Dosis mit Spironolacton zu vergleichen.
-
Kruskall-Wallis-Tests wurden verwendet
um Behandlungsgruppen bezüglich
Veränderungen
an der Basislinie bei jeder Untersuchung für Vitalfunktionen (Blutdruck,
Herzfrequenz und Gewicht), Harn-Natrium-Sekretionsrate, Urin-Na/K-Verhältnis, 24-Stunden-Urin-Aldosteron, Plasma-ANP,
-BNP, Plasma-Renin und Serum-Magnesium zu vergleichen. Die Dosisreaktion
wurde unter Verwendung der Spearman-Bewertungskorrelation untersucht.
Jede aktive Behandlung wurde mit der Placebo-Behandlung verglichen
und jede Eplerenon-Dosis wurde unter Verwendung des Wilcoxon-Bewertungssummentest
verglichen.
-
RESULTATE
-
Rekrutierung
-
Dreihunderteinundzwanzig Patienten
mit stabiler Herzinsuffizienz, NYHA, Klasse II–IV, wurden rekrutiert.
-
Charakteristika
der Patienten
-
In 24 sind
Vitalfunktionen und Herzstatus an der Basislinie demographisch zusammengefasst.
-
Die Patienten hatten ein durchschnittliches
Alter von 61 Jahren, und etwa 80% waren männlich. An der Basislinie hatten
etwa 97% der Patienten NYHA, Klasse II–III. Bezüglich des Natriumretentions-Scores
war für
keine der Gruppen nach 12 Wochen Behandlung eine statistisch signifikante
Veränderung
zu erkennen. Nach 12 Wochen Behandlung gab es für keine der Gruppen eine signifikante
Veränderung
in der NYHA-Klasse.
-
Patiententherapie
-
Die gleichzeitigen Medikationen,
die vom Patienten in dieser Untersuchung genommen wurden, sind in 25 dargestellt. Fünfundsiebzig
Prozent der Patienten nahmen Captopril, Enalapril oder Lisinopril.
Die restlichen fünfundzwanzig
Prozent nahmen einen einer Vielzahl anderer ACE-Inhibitoren. Fünfundachzig
Prozent nahmen das Schleifen-Diuretikum Furasemid. Fünfundfünfzig Prozent
nahmen Digitalis.
-
Änderungen der Lebensfunktionen
(bzw. Vitalfunktionen)
-
Nach 12 Wochen Behandlung wurden
bei keiner Gruppe Veränderungen
beim Körpergewicht
oder Blutdruck (siehe 26)
beobachtet.
-
Harn-Aldosteron (siehe 27)
-
Harn-Aldosteron wurde bei der Basisuntersuchung
und bei der Untersuchung nach 12 Wochen bestimmt. Die Harn-Aldosteron-Ausscheidung
zeigte bei allen Behandlungsgruppen eine mittlere Erhöhung von der
Basislinie, obgleich Werte für
die, die 25 mg Eplerenon QD erhielten, keine statistische Signifikanz
erreichten (P > 0,05).
Größere Erhöhungen wurden
bei Eplerenon-Dosen von 50 mg und 100 mg beobachtet.
-
Plasma-Renin-Aktivität (siehe 28)
-
Die Plasma-Renin-Aktivität (PRA)
wurde sowohl durch die Eplerenon-, als auch die Spironolacton-Therapie
deutlich erhöht.
Die erhöhte
PRA stand in Korrelation mit der erhöhten Aldosteronausscheidung, was
einer Aktivierung des Renin-Angiotensin, Aldosteronsystems als Reaktion
auf die Behandlung mit dem Arzneimittel anzeigt.
-
N-terminales natriuretisches
A-triales Peptid (ANP) und natriuretisches Gehirnpeptid (BNP)(siehe 29 und 30)
-
Nach 12 Wochen Behandlung zeigten
alle Gruppen eine nichtsignifikante Reduzierung bei den ANP-Level.
-
Die Reduktion von BNP war für Eplerenon
bei 25 mg und 100 mg sehr deutlich (siehe 29). Für Patienten mit hohen Basis-BNP-Level
war die Reduzierung sogar noch größer (siehe 30). ANP und BNP sind gegenregulatorische
Hormone, die bei Herzinsuffizienz unreguliert sind, um einer Vasokonstriktion
und Flüssigkeitsretention,
die durch andere Hormone induziert ist, entgegenzuwirken. Blutlevel
an ANP und BNP sind Anzeichen für
Herzinsuffizienz. BNP, das im Ventrikel synthetisiert wird, ist
bei der Vorhersage, dass die linksventrikuläre Ejektionsfraktion abnimmt,
ein Maß für Herzinsuffizienz,
empfindlicher als ANP. Eine signifikante Abnahme der BNP-Level,
die in mit Eplerenon behandelten Gruppen zu erkennen war, zeigt,
dass eine Behandlung mit 25 mg/Tag Eplerenon, das in Kombination
mit einem ACE-Inhibitor
und einem Schleifen-Diuretikum verabreicht wird, für Herzinsuffizienz-Patienten
einen deutlichen Vorteil bringt.
-
Testosteron
-
Für
Männer
gab es eine deutliche Erhöhung
der Testosteron-Spiegel bei der mit Spironolacton-behandelten Gruppe,
verglichen mit den Patienten, die mit Eplerenon behandelt wurden.
Dieses Resultat spiegelt die zusätzliche
Bindung von Spironolacton an den Testosteronrezeptor wider, was
zu unerwünschten
Nebenwirkungen, wie z. B. Prostataverkleinerung, Libidoverlust und
Gynäcomastie
führen
kann. Das Fehlen einer Wirkung auf die Testosteronspiegel, das bei
der Eplerenon-Behandlung beobachtet wird, zeigt, dass Eplerenon nicht
mit der Bindung von Testosteron an Rezeptoren wechselwirkt und Eplerenon
auch keine damit in Verbindung stehenden unerwünschten Nebenwirkungen erzeugt.
-
Serum-Kalium
-
Es gab nach 12 Wochen Behandlung
in keiner der Gruppen einen signifikanten Unterschied bei den Serum-Kalium-Level.
-
Das in jedem der Beispiele der Anwendung
verwendete Lactosemonohydrat ist im Handel von Formost Farms, Baraboo,
Wisconsin, erhältlich.
Mikrokristalline Cellulose der Marke Avicel und Croscarmellose-Natrium
der Marke AC-Di-Sol, wurden in jedem der Anwendungsbeispiele eingesetzt.
Beide Verwendungen sind von FMC Corporation, Chicago, Illinois,
im Handel erhältlich.
In jedem der Anwendungsbeispiele wurde Hydroxypropylmethylcellulose
der Marke Pharmacoat 603 verwendet. Diese Verbindung ist im Handel
von Shin-Etsu Chemical Co., Ltd., zu erhalten. Das in jedem der
Anwendungsbeispiele eingesetzte Natriumlaurylsulfat ist im Handel
von Henkel Corporation, Cincinnati, Ohio, erhältlich. Der in jedem der Anwendungsbeispiele
verwendete Talk ist im Handel von Cyprus Foote Mineral Co., Kings
Mountain, North Carolina, oder Luzenac America, Inc., Englewood,
Colorado, erhältlich.
Das in jedem der Anwendungsbeispiele eingesetzte Magnesiumstearat
ist im Handel von Mallinckrodt Inc., St. Louis, Missouri, zu beziehen.
Opadry White YS-1-18027A, das zur Herstellung von beschichteten
Tabletten verwendet wurde und in den Anwendungsbeispielen beschrieben
wird, ist eine gebrauchsfertige Beschichtungsformulierung, die im
Handel von Colorcon, West Point, Pennsylvania, zu beziehen ist.
-
Obgleich die vorliegende Erfindung
anhand spezifischer Ausführungsformen
beschrieben wurde, sollen die Details dieser Ausführungsformen
nicht als Beschränkungen
gelten.
-
Biologische Beurteilung
II
-
MATERIALIEN
UND VERFAHREN
-
Aufbau der
Untersuchung und Verfahren
-
Dieser statistische Multicenter-Versuch
mit Doppel-Blind, Placebo-kontrollierten, Zwei-Arm, Parallelgruppen wird fortgesetzt,
bis 1.012 Todesfälle
auftreten; es wird geschätzt,
dass etwa 6.200 statistisch ausgewählte Patienten erforderlich
sind, die im Durchschnitt etwa 2,5 Jahre überwacht weden. Siehe 31.
-
In Frage kommende Patienten können zur
Aufnahme zu einer beliebigen Zeit nach Notaufnahme und präsumptiver
Diagnose von AMI mit HF identifiziert werden. Für diese Untersuchung in Frage
kommende Patienten müssen
(nach Hall AS, Winter C, Bogle SM, Mackintosh AF, Murray GB, Ball
SG, im Auftrag der Forscher der AIRE-Untersuchung; die Studie Ramipril-Wirksamkeit
bei akutem Infarkt (AIRE): Grundprinzip, Entwicklung, Organisation
und Definitionen der Resultate; J Cardiovasc Pharmacol 1991; 18
(Ergänzung
2): S105–S109),
haben:
- – AMI
(Indexevent), dokumentiert durch:
- – abnormale
Herzenzyme (Kreatinphosphokiriase [CFK] > 2 × Obergrenze
des Normalwerts [ULN] und/oder CPK-MB [CPK MB-Isozymbande] > 10% des Gesamt-CPK);
und
- – Entwicklung
einer Elektrokardiogramm (ECG)-Diagnostik für MI (d. h. progressive Änderungen
im ST-Segment und der T-Welle, die mit AMI kompatibel sind, mit
oder ohne Vorliegen pathologischer Q-Wellen)
- – LV-Dysfunktion,
dokumentiert durch LV-Ejektionsfraktion (LVEF) ≤ 40% beim Echokardiogramm, der
Radionuklidangiographie oder LV-Angiographie, bestimmt nach dem
AMI-Index und vor
Randomisierung.
- – HF,
dokumentiert durch mindestens eine der folgenden Befunde:
- – Lungenödem (beidseitiges
posttussives Rasseln, das sich auf mindestens ein Drittel des Wegs
bis zu den Lungenflügeln
erstreckt, ohne Vorliegen einer signifikanten chronischen Lungenerkrankung);
oder
- – die
Brust-Röntgenaufnahme
zeigt venöse
Kongestion der Lunge mit interstitiellem oder alveolärem Ödem; oder
- – beim
Abhören
Beweis eines dritten Herztons (S3) mit persistenter
Tachykardie (> 100
Schläge
pro Minute).
-
Die Patienten werden eine Standardtherapie
erhalten, die ACE-I, Diuretika, Nitrate und β-Blocker umfassen kann, und
können
Antikoagulantien und Antiplättchenagentien
erhalten haben und können
auch Thrombolytika oder Notfallangioplastie erhalten haben.
-
In Frage kommende Patienten können zur
Aufnahme zu einer beliebigen Zeit nach der Notfallbeurteilung und
einer präsumptiven
Diagnose von AMI mit HF identifiziert werden. Patienten, die sich
für die
Untersuchung qualifizieren, werden zwischen 3 (> 48 Stunden) und 10 Tagen nach dem AMI,
wenn ihr klinischer Zustand stabil ist, z. B. wenn keine Vasopressoren
oder Inotrope, intra-aortale Ballonpumpe (IABP), Hypotension (SBP < 90 mmHg) oder wiederkehrende
Brustschmerzen leicht zu einer akuten Koronararteriographie führen, statistisch
behandelt. Patienten mit implantierten Herzdefibrillatoren sind
ausgeschlossen. Eine Randomisierung sollte vorzugsweise vor der
Entlassung aus dem Krankenhaus erfolgen.
-
Patienten werden so randomisiert,
dass sie 25 mg QD Eplerenon (einmal täglich) oder Placebo erhalten.
Nach vier Wochen wird die Dosis des Arzneimittels auf 50 mg QD (zwei
Tabletten) erhöht,
wenn das Serum-Kalium < 5,0
mÄq/l.
Wenn zu irgendeiner Zeit während
der Untersuchung das Serum-Kalium > 5,5
mÄq/l, aber < 6,0 mÄq/l ist,
wird die Dosis des Untersuchungsarzneimittels auf den nächstniedrigen
Dosislevel, d. h. 50 mg QD auf 25 mg QD (eine Tablette), 25 mg QD
auf 25 mg QOD (jeden zweiten Tag) oder 25 mg QOD in zeitweilige
Enthaltung (siehe Arzneimittelverabreichung während der Untersuchung bezüglich detaillierter
Dosierungsinstruktionen) reduziert werden. Wenn zu einer beliebigen
Zeit während
der Untersuchung das Serum-Kalium ≥ 6,0
mÄq/l ist,
muss die Untersuchungsmedikation vorübergehend eingestellt werden
und kann mit 25 mg QOD wieder begonnen werden, wenn der Serum-Kalium-Level < 5,5 mÄq/l ist,
und kann dann nach dem Schema, das in Arzneimittelverabreichung
während
der Untersuchung, Tabelle 16, dargestellt ist, erhöht werden.
Wenn zu einer beliebigen Zeit während
der Untersuchung das Serum-Kalium konstant ≥ 6,0 mÄq/l ist, muss die Untersuchungsmedikation
endgültig
unterbrochen werden. Der Kalium-Level kann wiederholt untersucht
werden, wenn angenommen wird, dass die Erhöhung unecht ist (d. h. durch
Hämolyse
oder kürzliche Dosierung
eines Kalium-Ergänzungsmittels
bedingt ist). Wenn der Patient gegenüber der Untersuchungsmedikation
intolerant wird, sollten Änderungen
in der Dosis der begleitenden Medikationen in Betracht gezogen werden,
bevor eine Dosiseinstellung der Untersuchungsmedikation in Betracht
gezogen wird. Serum-Kalium wird 48 Stunden nach Behandlungsbeginn,
bei den Untersuchungen in Woche 1, 4 und 5 und bei allen anderen angesetzten
Untersuchungen sowie innerhalb einer Woche nach einer Dosisänderung
bestimmt werden. Dosiseinstellungen müssen auf dem jüngsten Kalium-Level
basieren, wie es in Arzneimittelverabreichung während der Untersuchung (Study
Drug Administration) beschrieben wird.
-
Untersuchungen werden beim Screening,
bei der Basisuntersuchung (Randomisierung), nach 1 und 4 Wochen,
3 Monate und alle 3 Monate danach erfolgen, bis die Untersuchung
beendet ist. Beim Screening werden die medizinische Geschichte,
Herzenzyme, Killip-Klasse, Reperfusionszeit (wenn anwendbar), Dokumentation
von HMI und HF, LVEF-Bestimmung und ein Blut-Schwangerschaftstest
für Frauen
im gebärfähigen Alter
durchgeführt
beziehungsweise dokumentiert. Beim Screening und bei der Enduntersuchung
(Beendigung der Arzneimitteluntersuchung) wird eine physische Untersuchung
durchgeführt
werden. Eine Hämatologie-
und Biochemie-Beurteilung sowie eine Urinanalyse werden beim Screening,
in Woche 4, den Monaten 3 und 6 und alle 6 Monate danach, bis die
Untersuchung beendet ist, durchgeführt. Eine zusätzliche
Blutprobe zur DNA-Analyse wird während
des Screenings gesammelt. Vitalfunktionen (Herzfrequenz im Sitzen
und BP), New York Heart Association (NYHA)-Funktionsklasse, ungünstige Ereignisse
und ausgewählte
gleichzeitige Medikationen werden bei jeder Untersuchung aufgezeichnet.
Eine Beurteilung der Lebensqualität (= Quality of life, QOL)
werden während
des Screenings, in Woche 4, in den Monaten 3, 6 und 12 und bei der
Enduntersuchung vervollständigt.
Alle randomisierten Patienten werden bezüglich aller Untersuchungsendpunkte
alle drei Monate Untersuchung, bis die Untersuchung beendet ist, überwacht.
- 1. Eine gleichzeitige Therapie kann umfassen:
ACE, ± Diuretika, ± β-Blocker, ± Aspirin, ± anderer üblicher Post-AMI-Dosierungspläne.
- 2. Eine Dosiserhöhung,
wenn die derzeitige Dosis toleriert ist und Serum-Kalium < 5,0 mÄq/l.
- 3. Serum-Kalium muss nach 48 Stunden, nach Woche 1, Woche 5
und innerhalb einer Woche nach einer Änderung der Medikationsdosis
bestimmt werden. Dosiseinstellungen sind auf der Basis des jüngsten Kalium-Levels
durchzuführen.
Wenn zu irgendeiner Zeit während
der Untersuchung das Serum-Kalium > 5,5 mÄq/l, aber
kleiner 6,0 ist, wird die Dosis der Medikation auf die nächstniedrigere
Dosis verringert. Wenn zu irgendeiner Zeit während der Untersuchung das
Serum-Kalium ≥ 6,0
mÄq/l ist,
sollte die Untersuchungsmedikation zeitweise unterbrochen werden.
Wenn die Untersuchungsmedikation zeitweise unterbrochen wird, kann
sie mit einer Tablette QOD wieder begonnen werden, wenn das Serum-Kalium < 5,5 mÄq/l ist, und
wie in Tabelle 16 angegeben ist, titriert werden. Wenn zu einer
beliebigen Zeit während
der Untersuchung das Serum-Kalium konstant ≥ 6,0 mÄq/l ist, sollte die Untersuchungsmedikation
endgültig
abgebrochen werden.
-
Serum-Kalium-Bestimmung
48 Stunden nach Dosierungsbeginn.
-
Untersuchungsgruppe
-
Patienten-Aufnahme
-
Es wird eine ausreichende Zahl von
Patienten aufgenommen um sicherzustellen, dass insgesamt 1.012 Todesfälle im Verlauf
der Untersuchung auftreten werden.
-
Kriterien
für die
Aufnahme
-
- 1. Der Patient hatte einen AMI, der dokumentiert
war durch:
- a. Anstieg des Herzenzyms (Gesamt-CPK > 2 × ULN
und/oder CPK-MB > 10%
des Gesamt-CPK), und
- b. Entwicklung eines ECG, das für MI ein Diagnostikum ist (d.
h. progressive Änderungen
im ST-Segment und der T-Welle, kompatibel mit AMI mit oder ohne
Vorhandensein pathologischer Q-Wellen).
- 2. Der Patient hat LV-Dysfunktion, dokumentiert durch LVEF ≤ 40%, durch
Echokardiogramm, Radionuklidangiographie oder LV-Angiographie, bestimmt
nach dem AMI-Index und vor Randomisierung.
- 3. Der Patient hatte erwiesenes HF, bewiesen durch mindestens
einen der folgenden Befunde:
- a. Lungenödem
(beidseitiges posttussives Rasseln, das sich zumindestens einem
Drittel bis zu den Lungenflügeln
erstreckt, und zwar in Abwesenheit einer signifikanten chronischen
Lungenkrankheit); oder
- b. die Brust-Röntgenaufnahme
zeigt eine venöse
Lungenkongestion mit interstitiellem oder alveolärem Ödem; oder
- c. Auftreten eines dritten Herztons (S3)
beim Abhören
mit persistenter Tachykardie (> 100
Schläge
pro Minute).
Klinische Anzeichen für HF nach AMI können transient
sein, jederzeit ab Beginn des AMI-Index vor einer Randomisierung
auftreten. Zur Zeit der Randomisierung müssen Anzeichen für HF nicht
notwendigerweise vorhanden sein.
- 4. Stabiler klinischer Status zum Zeitpunkt der Randomisierung
3 (> 48 Stunden) bis
10 Tage nach dem AMI. Ein stabiler klinischer Zustand schließt die Verwendung
von Vasopressoren und Inotropen aus. Ein stabiler Zustand schließt auch
die Verwendung von IABP, Hypotension (SBP < 90 mmHg) und wiederkehrender Brustschmerzen,
die wahrscheinlich zu akuter Koronararteriographie führen, aus.
- 5. Der Patient ist ein Mann oder eine nichtschwangere Frau ≥ 21 Jahre
alt.
- 6. Wenn der Patient eine Frau ist, ist sie postmenopausal oder,
wenn sie im gebärfähigen Alter
ist, verwendet sie eine adäquate
Kontrazeption (hormonal, z. B. orale Kontrazeptiva oder Hormonimplantate
oder ein Barriereverfahren, z. B. Diaphragma, IUD, usw.) oder sie
ist. operativ sterilisiert und nicht in der Stillzeit. Enthaltsamkeit
ist keine akzeptable Form der Kontrazeption.
- 7. Wenn der Patient eine Frau im gebärfähigen Alter ist, muss sie einen
negativen Serum-Schwangerschafttest innerhalb der letzten 72 Stunden
vor der ersten geplanten Dosis der Doppelblind-Arzneimitteluntersuchung
haben.
- 8. Der Patient hat keine klinisch signifikanten abnormalen Laborwerte,
die nach Meinung der Forscher den Patienten von einer sicheren Teilnahme
an dieser Untersuchung ausschließen.
- 9. Der Patient ist willens und fähig, sich über die Dauer der Untersuchung
zu beteiligen.
- 10. Der Patient hat vor Durchführung des Tests oder eines
Verfahrens oder vor Änderung
der Medikation eine schriftliche Einverständniserklärung für diese Untersuchung vorgelegt.
-
Kriterien
für einen
Ausschluss
-
- 1. Der Patient hat HF mit primärer valvulärer oder
kongenitaler Ätiologie.
- 2. Der Patient hat gegenwärtig
Anzeichen klinischer Instabilität
(z. B. andere Rhythmsstörungen
als Vorhofflimmern, kardiogener Schock, usw.).
- 3. Der Patient hat eine Post-Infarkt-Angina, die wahrscheinlich
zu akuter Koronararteriographie führt.
- 4. Für
den Index AMI ist ein Koronararterien-Bypass-Implantat (CABG) geplant.
- 5. Der Patient hat einen implantierten Herzdefibrillator (ICD).
- 6. Der Patient hat unkontrollierte Hypotension (SBP < 90 mmHg).
- 7. Der Patient benötigt
die Verwendung von Kalium-reduzierenden Diuretika oder Spironolacton.
- 8. Der Patient hat während
des Screeningzeitraums einen Serum-Kreatinin-Spiegel > 2, 5 mg/dl.
- 9. Der Patient hat während
des Screeningzeitraums einen Serum-Kalium-Spiegel > 5,0 mÄq/l.
- 10. Der Patient hat eine geplante Herztransplantation.
- 11. Der Patient hat aktuell offensichtlich Alkohol- oder Drogenmissbrauchsprobleme,
die nach Meinung der Forscher eine Teilnahme an der Untersuchung
ausschließen.
- 12. Der Patient hat ein Krankheitsbild, durch das nach Meinung
der Forscher eine Teilnahme an dieser Untersuchung nicht im besten
Interesse des Patienten liegt.
- 13. Der Patient hat eine bekannte Überempfindlichkeit auf Eplerenon
oder Spironolacton.
- 14. Der Patient hat eine schwere organische Krankheit oder hatte
eine Operation oder eine Krankheit des gastrointestinalen Trakts,
die nach Auffassung der Forscher die Absorption, die Pharmakokinetika
oder die Ausscheidung der Untersuchungsmedikation stören kann.
- 15. Der Patient hat chronische Psychosen oder Verhaltensstörungen,
die nach Meinung des Forschers die Fähigkeit des Patienten einschränken, den
Anforderungen der Untersuchung Folge zu leisten.
- 16. Der Patient hat ein comorbides Krankheitsbild, von dem erwartet
wird, dass es in den nächsten
drei Jahren zum Tod führen
wird (z. B. Krebs im Endstadium, AIDS, usw.), einschließlich Patienten,
die eine immunsupprimierende oder antineoplastische Therapie erhalten.
- 17. Der Patient hat eine Untersuchungsmedikation oder Untersuchungsvorrichtung
in den letzten 30 Tagen vor der ersten Dosis der Untersuchungsmedikation
erhalten oder nimmt an einer Forschungsarzneimittel- oder Vorrichtungs-Studie
teil oder befindet sich in einem Plan um ein anderes Forschungsarzneimittel
als Eplerenon zu erhalten oder wird im Verlauf dieser Studie mit
einer Untersuchungsvorrichtung behandelt.
- 18. Der Patient war bereits früher zu der Untersuchung zugelassen
worden.
-
Randomisierungsverfahren
-
Patienten werden an jeder Stelle
einem Doppel-Blind-Behandlungsarm in der Reihenfolge zugeteilt,
in der sie die Kriterien zur Randomisierung erfüllen. Sie werden ihre zugeteilte
Behandlung nach einem durch Computer erstellten Randomisierungsplan
erhalten, der vor Beginn der Untersuchung bei Searle hergestellt wurde.
-
Erzeugung des Randomisierungscodes
-
Die Searle-Verwaltuang der klinischen
Datenbank wird den Patienten-Randomisierungsplan unter Verwendung
des Standard-Randomisierungsprogramms von Searle erstellen. Die
Searle-Statistiker werden den Randomisierungsplan für Medikationskit-Identifizierungsnummern
getrennt vom Patienten-Randomisierungsplan erstellen. Die Randomisierungen
werden einem Arzneimittelverpackungs-Vertragspartner und dem Interactive
Voice Response System (IVRS)-Center
für Arzneimittelzuteilungen
geliefert. Der Searle-Statistiker wird nach Beginn der Rekrutierung
der Patienten keinen Zugang zu den Randomisierungscodes mehr haben. Der
Verwalter der klinischen Datenbeank von Searle wird sowohl den Patienten-Randomisierungsplan,
als auch den Medikationsindentifizierungplan für die Dauer der Untersuchung
in einer verschlossenen Akte halten. Vor Beginn der Untersuchung
wird eine versiegelte Kopie des Patienten-Randomisierungsplans der U.S. Food and
Drug Administration (FDA) zukommen gelassen. Der Randomisierungsplan
wird auch der offenen statistischen Gruppe, die die statistischen
Analysen für
Data Safety Monitoring Board (DSMB) durchführt, zur Verfügung stehen.
Eine bevollmächtigte
Person der Searle Pharmacy wird nur zu Zwecken der Arzneimittelverpackung
Zugang zur Medikationskit-Identifizierungs-Randomisierung haben.
Niemand vom Searle-Personal wird Zugang zu den Randomisierungsplänen haben,
bis die Untersuchung beendet ist.
-
Im Allgemeinen wird kein Personal
der Untersuchung Zugang zu den Randomisierungscodes haben. Wenn
es allerdings medizinisch notwendig ist, bei einem besonderen Patienten
Klarheit zu schaffen, so wird eine verschlossene Behandlungsanweisung
mit jeder Untersuchungsmedikationsverpackung geliefert.
-
Interactive Voice Randomization
System (IVRS)
-
Es wird ein 24-Stunden-IVRS verwendet
um Patienten Nummern und unbeschriftete Untersuchungsarzneimittel
Patienten zuzuteilen, um die Menge an Untersuchungsarzneimittel
an Stellen zu verfolgen und die Rekrutierung und den Fortschritt
von Patienten zu verfolgen.
-
Das Personal wird das IVRS-Center
beauftragen, jeden Patienten zu randomisieren. Der Forscher wird
dem IVRS-Center verschiedene Erkennungsmerkmale für jeden
Patienten liefern und bestätigen,
dass die Aufnahme/Ausschluss-Kriterien erfüllt wurden. Das IVRS-Center
wird den Patienten nach einem oben beschriebenen Randomisierungsplan
einer Behandlung zuteilen. Das IVRS-System wird dann eine verdeckte Medikations-Identifizierungsnummer,
die für
die Zuordnung der Behandlung des Patienten geeignet ist, aus denen,
die bei der Untersuchungsstelle verfügbar sind, auswählen.
-
Nach der Randomisierung sollen die
betroffenen Stellen des IVRS-Centers angerufen werden, wann immer
ein Untersuchungsarzneimittel verteilt wird. Das IVRS-Center muss
auch benachrichtigt werden, wenn der Patient aus der Behandlung
herausgenommen wird oder wenn das Arzneimittel nicht mehr blind
(d. h. die Bezeichnung verdeckt) war. Darüber hinaus muss das IVRS-Center
benachrichtigt werden um den Empfang der Untersuchungsarzneimittel-Lieferungen zu bestätigen.
-
Weitere Details des IVRS-Systems
und des Verfahrens werden in einem getrennten IVRS-Manual bereitgestellt.
-
Brechen des Codes im Notfall
-
Für
den Notfall wird der zuständigen
Stelle eine Telefonnummer geliefert, die angerufen werden soll, wenn
es notwendig ist, die Blinduntersuchung zu brechen. Der Code kann
gebrochen werden, wenn eine Notsituation entsteht, in der nach Meinung
des Forschers die Kenntnis des Codes erforderlich ist. In diesen
Fällen sollte
der Forscher versuchen, den Sponsor zu kontaktieren, bevor der Code
gebrochen wird. Das Datum und der Grund für das Brechen des Codes müssen bei
geeigneten CRF vom Forscher möglichst
schnell dem Datenkoordinierungscenter gemeldet werden. Siehe Anhang
3.0 für
weitere Informationen.
-
Beschreibung der klinischen
Abgaben (Lieferungen)
-
Searle wird Tabletten mit 25 mg Eplerenon
und ein entsprechendes Placebo für
Tabletten mit 25 mg Eplerenon wie folgt bereitstellen:
-
Anfangsphase der Untersuchungsmedikation
(Woche 0 bis 4)
-
Flaschen mit 40 Tabletten mit kindersicherem
Verschluss zur Verteilung an der Basislinie (Tag 0).
-
Phase der Aufrechterhaltung
der Untersuchungsmedikation (nach Woche 4)
-
Flaschen mit 200 Tabletten mit kindersicherem
Verschluss, die für
den Rest der Untersuchung verteilt werden sollen.
-
Eine Untersuchungsmedikation aus
doppelt-codiertem Eplerenon oder entsprechendem Placebo wird in
Flaschen geliefert, die mit geeigneten Kit-Nummern für jeden
Behandlungsarm vormarkiert waren. Vor der Verteilung muss die gesamte
Untersuchungsmedikation entsprechend den angegebenen Lagerungsbedingungen
in einem sicheren Bereich mit begrenztem Zutritt gelagert werden.
Zu Hause muss der Patient die Medikation frei von extremen Umgebungsbedingungen
lagern. Wenn die Untersuchung beendet oder abgebrochen wird, müssen alle
verwendeten und nichtverwendeten Arzneimittellieferungen zurückgegeben
oder entsprechend den Anweisungen durch die Searle-Überwachung
oder das Überwachungspersonal,
das von Searle beauftragt wurde, entsorgt werden.
-
Markierung (beziehungsweise
Etikettierung) von klinischen Lieferungen (beziehungsweise Abgaben)
-
Für
diese Blinduntersuchung werden vom Computer zweiteilige Etiketten
hergestellt. Ein Teil des Etiketts, das Untersuchungs- und Patienteninformationen
enthält,
wird am Behälter
befestigt; der andere Teil ist ein Abziehteil, der eine gewisse
Information plus einem versiegelten Beutel, der die Identität der zugeteilten Behandlung
enthält,
umfasst. Dieses Abziehetikett ist bei der Verteilung zu entfernen,
an das geeignete CRF des Patienten zu befestigen und in der Untersuchungsakte
des Forschers zurückzuhalten.
-
Die folgenden Dosierungsinstruktionen
werden auf der Markierung in der Sprache (in den Sprachen), die
für das
Land, in dem das Arzneimittel verwendet wird, geeignet ist (sind),
erscheinen:
-
Flasche für die Anfangsphase
-
"Nehme
eine Tablette jeden Morgen mit Wasser oder nach anderen Anweisungen
des Arztes".
-
Flasche für die Phase
der Aufrechterhaltung
-
"Nehme
zwei Tabletten jeden Morgen mit Wasser oder in anderer Weise, wie
es vom Arzt angeordnet ist".
-
Siehe Abschnitt 3.3 und Anhang 3,
Abschnitt 3.0, bezüglich
einer detaillierten Beschreibung der Randomisierung und der Sicherheitsmaßnahmen
der verdeckten Anwendung.
-
Verabreichung des Untersuchungsarzneimittels
-
Patienten werden für die ersten
vier Wochen der Behandlung 25 mg Eplerenon QD oder Placebo (eine Tablette)
erhalten. Nach vier Wochen wird die Dosis des Untersuchungsarzneimittels
auf 50 mg QD (zwei Tabletten) erhöht, wenn das Serum-Kalium < 5,0 mÄq/l ist.
Wenn das Serum-Kalium ≥ 5,0
mÄq/l in
der Woche 4, aber kleiner 5,0 mÄq/l
in der Woche 5 ist, wird die Dosis des Untersuchungsarzneimittels
auf 50 mg QD (zwei Tabletten) erhöht. In diesem Fall muss das
Serum-Kalium in der Woche b kontrolliert werden.
-
Tabelle 16 fasst vorgeschriebene
Dosierungsänderungen
für Serum-Kalium-Spiegel
zusammen. Serum-Kalium wird 48 Stunden nach Behandlungsbeginn, nach
1 und 5 Wochen und innerhalb einer Woche nach einer Dosisänderung
bestimmt werden. Wenn das Serum-Kalium zu einer beliebigen Zeit
während
der Untersuchung > 5,5
mÄq/l ist,
wird die Dosis des Untersuchungsarzneimittels auf den nächstniedrigeren
Dosislevel reduziert, d. h., 50 mg QD auf 25 mg QD, 25 mg QD auf
25 mg QOD oder 25 mg QOD auf zeitweilige Unterbrechung. Die Untersuchungsmedikation
ist wieder mit 25 mg QOD zu beginnen, wenn der Serum-Kalium-Spiegel < 5,5 mÄq/l ist,
und die Dosis wird nach dem in Tabelle 10 angegebenen Schema erhöht. Der
Kaliumspiegel kann wiederholt werden, wenn angenommen wird, dass
die Kaliumerhöhung
falsch ist (d. h., durch Hämolyse
oder kürzliche
Dosierung einer Kaliumergänzung).
-
Wenn der Patient gegenüber der
Untersuchungsmedikation intolerant wird, sollten Veränderungen
bei der Dosis der begleitenden Medikationen (z. B. Kaliumergänzungen,
ACE-I, usw.) vor einer Dosiseinstellung der Untersuchungsmedikation
in Betracht gezogen werden. Wenn während der Untersuchung zu irgendeiner Zeit
der Serumkaliumspiegel ≥ 6,0
mÄq/l ist,
ist die Untersuchungsmedikation zeitweise einzustellen. Wenn der
Serumkaliumspiegel dauernd ≥ 6,0
mÄq/l ist,
muss der Patient die Untersuchungsmedikation abbrechen. Wenn erhöhte Kaliumspiegel < 6,0 mÄq/l beobachtet
werden, sollten Kaliumergänzungen,
wenn sie genommen werden, gestoppt werden, und der Patient sollte
mit der Einnahme der Untersuchungsmedikation fortfahren. Wenn die
Untersuchungsmedikation gestoppt wird, sollten gleichzeitige Medikationen überprüft werden und
die Dosen nach klinischer Praxis, wenn möglich, eingestellt werden.
-
Tabelle
16. Einstellung der Dosierung der Untersuchungsmedikation auf Serumkaliumspiegel
-
Bei andauernder Erhöhung, Abbruch
der Medikation. Wenn einzelne Erhöhung, anhaltende Dosierung
-
UNTERSUCHUNGSPLAN
-
Aufstellung der Beobachtungen
und Verfahren
-
Screening-Zeitraum
-
Der Screening-Zeitraum ist als der
Zeitraum nach AMI und vor Randomisierung definiert. Dieser Abschnitt
beschreibt die Verfahren, die während
des Screening-Zeitraums durchgeführt
werden müssen:
-
Eine schriftliche Einverständniserklärung muss
vor einem mit der Untersuchung in Verbindung stehenden Verfahren
oder vor Änderung
der Medikation zum Zwecke dieser Untersuchung für jeden Patienten vorgelegt
worden sein.
-
Die Aufnahme-/Ausschluss-Kriterien
werden überprüft und verwendet
um die potentielle Eignung jedes Patienten für die Untersuchung zu bestimmen.
-
Die Zeit bis zur Reperfusion nach
AMI wird, wenn möglich,
aufgezeichnet.
-
Medizinische Geschichte,
körperliche
Untersuchung, Vitalfunktionen und Elektrokardiogramm.
-
Die medizinische Geschichte wird
spezifische Fragen beinhalten, die eine Identifikation der zugrundeliegenden
Herzerkrankung erlauben.
-
Die körperliche Untersuchung wird
Messung des Körpergewichts
und der Höhe
und die Beurteilung eines Vorliegens oder Fehlens von Lungenrasselgeräuschen,
Galoppgeräuschen
(S3) mit anhaltender Tachykardie und peripherem Ödem umfassen.
-
Vitalfunktionen wird die Messung
der Herzfrequenz im Sitzen und BP durch Manschette (Sphygmomanometer)
einschließen.
-
Es wird ein ECG mit 12-Ableitungen
durchgeführt.
-
Dokumentation von akutem
Myokardinfarkt, linksventrikuläre
Dysfunktion und Herzinsuffizienz (Heart Failure)
-
Die Dokumentation des Index-AMI (durch
Hall AS, Winter C, Bogle SM, Mackintosh AF, Murray GD, Ball SG,
im Auftrag der AIRE-Untersuchungsforscher. The acute infarction
ramipril efficacy (AIRE) study: rationale, design, organization,
and outcome definitions. J. Cardiovasc Pharmacol 1991; 18 (Suppl.
2): S. 105–S. 109),
umfasst:
- 1. Herzenzymanstieg:
- – Gesamt-CPK > 2 × ULN und/oder
- – CPK-MB > 10% Gesamt-CPK, und
- 2. ECG-Diagnostik des MI (d. h., progressives ST-Segment und
T-Welle, entsprechend AMI, mit oder ohne Vorliegen pathologischer
Q-Wellen).
-
Eine LV-Dysfunktion muss durch LVEF ≤ 40% durch
ein Echokardiogramm, durch Radionuklidangiographie oder LV-Angiographie,
bestimmt nach dem Index-AMI und vor Randomisierung, dokumentiert
sein.
-
Die Dokumentation von HF (nach Hall
AS, Winter C, Bogle SM, Mackintosh AF, Murray GD, Ball SG, im Auftrag
der AIRE-Untersuchungsforscher. The acute infarction ramipril efficacy
(AIRE) study: rationale, design, organization, and outcome definitions.
J. Cardiovasc Pharmacol 1991; 18 (Suppl. 2): S. 105–S. 109),
umfasst mindestens eins der folgenden:
- 1. Lungenödem (bilaterales
posttussives Rasseln, das sich mindestens zu einem Drittel bis zu
den Lungenflügeln
erstreckt, bei Fehlen signifikanter chronischer Lungenkrankheit);
- 2. Brust-Röntgenaufnahme,
die eine Lungenvenenkongestion mit interstitiellem oder alveolärem Ödem zeigt;
oder
- 3. bei Abhören
Auftreten eines dritten Herztons (S3) mit
andauernder Tachykardie (> 100
Schläge
pro Minute).
-
Ein klinischer Beweis für HF nach
AMI kann transient sein, zu jeder Zeit ab Beginn des Index-AMI vor Randomisierung
auftreten. Anzeichen für
HF müssen
zur Zeit der Randomisierung nicht notwendigerweise vorliegen.
-
Klinische
Labortests
-
Klinische Sicherheits-Labortests
werden auf die folgenden Parameter durchgeführt. Wenn möglich, sollte die Blutentnahme
am Morgen erfolgen:
-
Hämatologie
-
- WBC mit charakteristischer Thombozytenbestimmung (Schätzung nicht
annehmbar)
- RBC
- Hämoglobin
- Hämatokrit
-
Biochemie
| Natrium | Glucose |
| Kalium | Alkalische
Phosphatase |
| Chlorid | Gammaglutamyltransferase
(γ-GT) |
| Calcium | SGOT
(AST) |
| Magnesium | SGPT
(ALT) |
| Phosphat
(anorganisch) | LDH |
| BUN
(Harnstoff) | Creatin-Phosphokinase
(CPK) |
| Creatinin | CPK-MB
(nur Screening) |
| Gesamt-Protein | Gesamt-Cholesterin |
| Gesamt-Bilirubin
(direkt und indirekt) | LDL |
| Cholesterin | |
| Albumin | HDL-Cholesterin |
| Harnsäure | Triglyceride |
Serum-Schwangerschafttest für Frauen im gebärfähigen Alter Urinanalyse
| pH | Protein |
| Spezifisches
Gewicht | Glucose |
| Ketone | Blut |
-
Der Forscher wird alle Labortestresultate
und jeden Anfangslaborbericht überprüfen. Abnormale
Vorbehandlungswerte, die eine klinische Intervention erfordern oder
die der Forscher als klinisch signifikant ansieht, werden den Patienten
von einer Untersuchungsbeteiligung ausschließen. Alle Labortests werden
vom designierten Zentrallabor oder vom örtlichen Labor durchgeführt, was
geeignet erscheint. Für
Stellen, die das Zentrallabor verwendet, werden In struktionen und
Materialien zum Sammeln und Transportieren von Proben jeder Untersuchungsstelle
vom Zentrallabor zur Verfügung
gestellt.
-
Killip-Klasse
-
Die aktuelle Killip-Klasse (nach
Killip T. und Kimball JT. Behandlung von Myokardinfarkt auf einer
Herzstation. Eine zweijährige
Erfahrung mit 250 Patienten. Am J Cardiol 1967; 20: 457–467), wird
wie folgt bestimmt:
Klasse I: Fehlen von Rasselgeräusch (Atemgeräusch) und
einem dritten Herzton
Klasse II: Rasseln bis zu 50% jedes Lungenflügels oder
Vorliegen des dritten Herztons
Klasse III: Rasseln in mehr
als 50% jedes Lungenflügels
Klasse
IV: Kardiogener Schock (resultierend aus dem Abfall des Auswurfvolumens
des Herzens, was sekundär
zu einer ernsten Herzkrankheit, üblicherweise
AMI, führt)
-
New York Heart Asociation
(NYHA)-Funktionsklassifizierung
-
Die aktuelle NYHA-Funktionsklassifizierung
wird (nach Silber EN, Katz LN, The Physician and the cardiac patient,
Kapitel 12, S. 234, in Heart Disease, New York: MacMillan Publishing
Co., Inc., 1975), wie folgt bestimmt:
Klasse I: Keine Symptome
bei normaler physischer Aktivität
Klasse
II: Symptome bei normaler physischer Aktivität, aber nicht in Ruhe
Klasse
III: Symptome bei geringerer als normaler physischer Aktivität, nicht
aber in Ruhe
Klasse IV: Symptome treten in Ruhe auf
-
Beurteilung
der Lebensqualität
-
Patienten, die in den USA, in Großbritannien,
Spanien, Kanada, Brasilien, Deutschland, Belgien, Frankreich, den
Niederlanden und Argentinien an den Untersuchungen beteiligt sind,
werden die folgenden QOL-Beurteilungen während des Screening-Zeitraums
und vor der ersten Dosis der Untersuchungsmedikation abgeben.
-
1. Der Kansas City-Kardiomyopathie-Fragebogen
(KCCQ):
-
Dieses Krankheits-spezifische Instrument
für Patienten
mit HF wurde umfangreich getestet und bestätigt, so dass die Genauigkeit
seiner Beurteilungen sichergestellt ist. Es quantifiziert den gesamten
Bereich des Gesundheitszustandes, wie er nach dem HF-Syndrom beeinträchtigt ist.
Der 23-Punkte-KCCQ quantifiziert in spezifischer Weise Symptome
(Häufigkeit,
Schwere und Veränderung
mit der Zeit), Funktion (körperliche
und soziale) und Lebensqualität.
Krankheitsspezifische Messwerte haben sich wiederholt als empfindlicher
gegenüber
klinischen Änderungen
als Messwerte des allgemeinen Gesundheitszustands erwiesen, und
der KCCQ sollte eine aussagekräftige
Beurteilung des Einflusses von Eplerenon auf den Gesundheitszustand
von Patienten liefern. (Guyatt GH, Feeny DH, Patrick DL. Measuring
healtb-related quality of life Ann Intern Med 1993; 118: 622–629; Spertus
JA., Winder JA, Dewhurst TA, Deyo RA, Fihn SD. Monitoring the quality
of life in patients with coronary artery disease. Am J Cardiol 1994;
74: 1240–1244).
-
2. Kurzform-Untersuchung
von 12 gesunden Personen (SF-21):
-
SF-12 ist ein allgemeiner 12-Punkte-Fragebogen,
der eine zusammenfassende Gesamtbeurteilung der körperlichen
und mentalen Gesundheit liefern kann. (Ware J Jr., Kosinksi M, Keller
SD. A 12-item short-form health survey: construction of scales and
preliminary tests of reliability and validity. Med Care 1996; 34:
220–233;
Jenkinson C, Layte R, Jenkinson D, et al. A shorter form health
survey: can the SF-12 replicate results from the SF-36 longitudinal
studies? J Public Health Med 1997; 19: 179–186; Gandek B, Ware JE, Aaronson
NK, et al. Crossvalidation of item selection and scoring for the
SF-12 Health Survey in nine countries: results from the IQOLA Project.
International Quality of Life Assessment Project. J Clin Epidemiol
1998; 51: 1171– 1178).
Anders als der KCCQ ist der nicht-spezifisch für HF und wird die anderen Grenzen
der Gesundheit, die durch andere comorbide Krankheitsbilder auferlegt
werden, erfassen. Für
dieses Instrument sind Bevölkerungsnormen
verfügbar
und werden die Patientengruppen gegenüber anderen Untersuchungen
abgrenzen (einschließlich
solcher für
die Behandlung verschiedener Krankheiten).
-
3. EuroQoL-Gesundheits-Bewertungsskala:
-
Die EuroQoL quantifiziert drei Funktionslevel
in fünf
unterschiedlichen allgemeinen Domänen. (Kind P. Das EuroQoL-Instrument:
Ein Index für
auf Gesundheit bezogene Lebensqualität, in Spilker B, Herausg.,
Quality of life and pharmacoeconomics in clinical trials. 2. Ausgabe,
Philadelphia: Lippincott-Raven; 1996: 191–201). Die Skala schließt ein "Feeling-Thermometer" ein: es besteht
aus sechs Fragen und kann den Bereich des Gesundheitsstatus in einer
einzigen Zahl (Leistung) erstellen, welche für die geplanten wirtschaftlichen
Analysen dieses Versuchs verwendet werden kann. (Torrence GW. Measurement
of health state utilities for economic appraisal. J Health Econ,
1986; 5: 1–30).
-
4. Skala der Resultate
einer medizinischen Studie über
Depressionen (= MOS-D):
-
Die MOS-D wurde zur Verwendung in
der National Study of Medical Outcomes als Screeningmittel für Depressionskrankheiten
bei einer medizinischen Patientengruppe entwickelt. (Burnham MA,
Wells KB, Lealce B, Landsverk J. Development of a brief screening
instrument for detecting depressive disorders. Med Care 1988; 26:
775–789).
Sie besteht aus acht Punkten, die vom Diagnostic Interview Schedule
(DIS) und Center for Epidemiological Studies Depression Scale (CES-D)
ausgearbeitet wurden und die keine somatischen Indikatoren für Depression,
ein verwechselbarer Depressionsmarker unter Patienten mit HF, verwenden.
Die MOD-D hat ausgezeichnete Empfindlichkeit (93% (95% CI 86–97)) und
gute Spezifität
(72% (95% CI 68– 76)). Die
MOS-D wird sowohl für
eine Unterscheidung klinisch relevanter Untergruppen an der Basislinie
(d. h., deprimierte Patienten gegenüber nicht-depremierten Patienten)
für die
sekundären
und tertiären
Ziele der Definition von Basislinienvorhersage mit größerem Nutzen
(Resultate bezüglich
Mortalität
und Gesundheitszustand) durch Eplerenon, als auch als Beurteilung
der Reaktion der Depression auf die Behandlung mit Eplerenon – ein zusätzliches
zweites Ziel dieser Studie – verwendet.
-
5. Kurze Zusammenstellung
des Symptoms Angst (BSI-A)
-
Die BSI-A ist eine kürzere Alternative
zu der überarbeiteten
Symptom-Checkliste 90. Sie umfasst sechs Punkte, die Angst messen.
(Derogatis LR, Melisaratos N. The Brief Symptom Inventory: an introductory report.
Psychol Med 1983; 13: 595–605).
Wie die MOS-D hat sie den Vorteil, dass sie keine körperlichen
Indikatoren des Gemütszustands
verwendet, die den Grad des Gemütszustandes
bei Patienten mit kradiovaskulärer
Krankheit überbewerten
können.
Die BSI-A hat eine hohe interne Konsistenz (Cronbach-alpha = 0,85) und
eine gut eingeführte,
konvergente, diskriminierende und Vorhersage-Gültigkeit. In der erschienenen
Literatur über
die Verbindung zwischen Angst und kardiovaskulärer Krankheit wird die Basislinien-Angst
verwendet, um unterschiedliche Effekte der Eplerenon-Therapie auf
den Gesundheitszustand und die Mortalität (sekundäre und tertiäre Aufgaben
dieser Untersuchung) zu beurteilen. Die Kürze und die ausgezeichneten
psychometrischen Eigenschaften der BSI-A machen diese Messung zum
Einbrechen in dieses neue Untersuchungsgebiet exzeptionell.
-
Blutprobe
zur DNA-Analyse
-
Es werden 30 ml Blutprobe zur DNA-Analyse
erhalten. Aus dieser Probe werden 20 ml in Röhrchen, die EDTA enthalten,
gegeben, und 10 ml werden in Röhrchen
gegeben, die Natriumcitrat enthalten. Die Röhrchen werden bis zur Sammlung
durch den Kurier bei 4°C
gehalten und vom Kurier unverzüglich
zu dem designierten Labor befördert.
-
Aufnahme von
Patienten
-
Nach dem Screening werden in Frage
kommenden Patienten der Reihe nach Untersuchungsnummern gegeben.
Außerdem
werden sie durch die ersten, mittleren und letzten Initialien identifiziert.
Wenn der Patient keine mittlere Initialie hat, wird ein Gedankenstrich
verwendet.
-
Behandlungszeitraum
-
Gleichzeitige
Medikationen
-
Kalium-sparende Diuretika und Spironolacton
werden für
die Dauer dieser Untersuchung untersagt. In diesem Versuch gibt
es keine anderen Beschränkungen
bei gleichzeitigen Medikationen. Eine Medikation ist zugelassen,
wenn sie nach Meinung des Forschers notwendig ist. Patienten sollten
jede zusätzliche
Medikation (einschließlich "over-the-counter"[OTCj-Arzneimittel)
ohne vorherige Genehmigung des Forschers vermeiden.
-
Für
alle gleichzeitigen Medikationen müssen das Datum für Beginn
und Ende, wie auch der Grund für die
Verwendung mit dem geeigneten CRF aufgezeichnet werden. Für ausgewählte gleichzeitige
Medikationen (einschließlich
ACE-I, AII-Antagonisten, Antiarrhythmika, Antikoagulantien, Antiplättchenmittel, β-Blocker,
Calciumkanalblocker, Digoxin, Diuretika, Magnesiumergänzungen,
Kaliumergänzungen
und α-Blocker)
müssen die
Dosis, wie auch Datum des Beginns und Endes, mit dem geeigneten
CRF aufgezeichnet werden. Alle Veränderungen bei diesen ausgewählten gleichzeitigen
Medikationen müssen
mit dem geeigneten CRF aufgezeichnet werden.
-
Basislinien-Untersuchung
1 und Randomisierung (Tag 0)
-
Eine Randomisierung muss zwischen
3 Tagen (> 48 Stunden)
und 10 Tagen nach Einsetzen eines AMI (frühester Beginn von Symptomen),
vorzugsweise vor Entlassung aus dem Krankenhaus, erfolgen.
-
Bei der Untersuchung 1 (Tag 0) werden
die Patienten bezüglich
der Eignung für
den Behandlungszeitraum beurteilt. Die Beurteilungen bei der Untersuchung
1 umfassen:
- 1. Herzfrequenz im Sitzen und Manschetten-BP
im Sitzen;
- 2. Bestimmung der NYHA-Funktionsklassifizierung;
- 3. Aufzeichnung gleichzeitiger Medikationen;
- 4. Bestimmung der Einschluss-/Ausschluss-Kriterien
-
Jedem geeigneten Patient wird die
nächste
verfügbare
vierstellige Patientennummer zugeteilt, und er wird die Behandlung
erhalten, die nach einem Computer-erzeugten Randomisierungsplan,
der bei Searle vor Beginn der Untersuchung erstellt worden war,
zugeordnet ist.
-
Die Patienten werden eine Vier-Wochen-Zuteilung
der Doppelt-Blind-Untersuchungsmedikation erhalten und werden erneut
angewiesen, jeden Morgen eine Tablette mit Wasser oder wie es anders
vom Forscher bestimmt wurde, zu nehmen.
-
Sicherheits-Laborbeurteilungen
(48 Stunden nach Randomisierun)
-
Die Serumkaliumspiegel werden 48
Stunden nach Initiierung der Dosierung bestimmt. Wenn möglich, sollte
Blut für
diese Messung am Morgen entnommen werden.
-
Wenn zu irgendeiner Zeit während der
Untersuchung der Serumkaliumspiegel 5,5 > mÄq/l,
aber < 6,0 mÄq/l ist,
wird die Dosis der Untersuchungsmedikation auf die nächstniedrigere
Dosis reduziert werden, z. B. 25 mg QD in 25 mg QOD, 25 mg QOD in
zeitweilige Unterbrechung. Der Serumkaliumspiegel muss innerhalb einer
Woche nach jeder Dosiseinsiellung bestimmt werden. Dosiseinstellungen
werden auf der Basis des jüngsten
Serumkaliumspiegels durchgeführt.
Wenn zu irgendeiner Zeit während
der Untersuchung der Serumkaliumspiegel ≥ 6,0 mÄq/l ist, muss die Untersuchungmedikation
zeitweilig unterbrochen werden. Wenn die Untersuchungsmedikation
zeitweise unterbrochen wird, kann sie mit einer Tablette QOD wieder
begonnen werden, wenn das Serumkalium < 5,5 mÄq/l ist und kann gemäß Study
Drug Administration, Tabelle 15, titriert werden. Bezüglich detaillierter
Dosierungsinstruktionen und zur Wiederaufnahme der Untersuchungsmedikation
siehe Study Drug Administration. Wenn der Serumkaliumspiegel zu
einer beliebigen Zeit während
der Untersuchung konstant ≥ 6,0
mÄq/l ist,
muss die Untersuchungsmedikation endgültig abgebrochen werden.
-
Untersuchung 2 (1 Woche ± 3 Tage
nach Randumisierung)
-
Die folgenden Verfahren werden nach
einer Woche Behandlung durchgeführt
werden:
- 1. Herzfrequenz im Sitzen und Manschetten-BP
im Sitzen;
- 2. Blutentnahme für
den Serumkaliumspiegel. Wenn möglich,
sollte Blut am Morgen entnommen werden;
- 3. Bestimmung der Endpunkte der NYHA-Funktionsklassifizierungsbeurteilung;
- 4. Aufzeichnung neuer gleichzeitiger Medikationen und Dosisänderungen
für ausgewählte Medikationen. Aufzeichnung
nachteiliger Events.
- 5. Zählung
wieder aufgenommener Medikationen und Aufzeichnung der Befolgung.
-
Wenn zu irgendeiner Zeit während der
Untersuchung Serumkaliumspiegel > 5,5
mÄq/l,
aber < 6,0 mÄq/l ist,
wird die Dosis der Untersuchungsmedikation auf die nächstniedrigere
Dosis reduziert, z. B. 50 mg QD (zwei Tabletten) auf 25 mg QD (eine
Tablette), 25 mg QD in 25 mg QOD, 25 mg QOD in zeitweilige Unterbrechung.
Der Serumkaliumspiegel ist innerhalb einer Woche nach jeder Dosiseinstellung
zu bestimmen. Dosiseinstellungen werden auf der Basis des jüngsten Serumkaliumspiegels
durchgeführt.
Wenn zu irgendeiner Zeit während
der Untersuchung der Serumkaliumspiegel ≥ 6,0 mÄq/l ist, muss die Untersuchungsmedikation zeitweilig
unterbrochen werden. Wenn die Untersuchungsmedikation zeitweise
unterbrochen wird, kann sie mit einer Tablette QOD erneut begonnen
werden, wenn das Serumkalium < 5,5
mÄq/l ist,
und kann nach Study Drug Administration, Tabelle 16, titriert werden.
Bezüglich
detaillierter Dosierungsinstruktionen und Instruktionen zum Wiederbeginn
einer Untersuchungsmedikation siehe Study Drug Administration. Wenn
zu irgendeiner Zeit während
der Untersuchung der Serumkaliumspiegel konstant ≥ 6,0 mÄq/l ist,
muss die Untersuchungsmedikation endgültig abgebrochen werden.
-
Untersuchung 3 (4 Wochen ± 3 Tage
nach Randomisierung)
-
Die folgenden Verfahren werden nach
vier Wochen Behandlung durchgeführt:
- 1. Herzfrequenz im Sitzen und Manschetten-BP
im Sitzen.
- 2. Klinische Sicherheits-Laborblutuntersuchung, einschließlich Kalium.
- 3. Klinische Sicherheits-Urinprobe zur Urinanalyse.
- 4. Bestimmung der NYHA-Funktionsklassifizierung.
- 5. Endpunkt-Bestimmung.
- 6. QOL-Bestimmung.
- 7. Aufzeichnung neuer gleichzeitiger Medikationen und Dosisänderungen
für ausgewählte Medikationen.
- 8. Aufzeichnung ungünstiger
Ereignisse.
- 9. Zählung
zurückgebrachter
Medikationen und Aufzeichnung der Befolgung.
- 10. Verteilung einer Drei-Monats-Abgabe der Untersuchungsmedikation
mit einer Medikations-Tageskarte.
-
Bei dieser Untersuchung wird der
Patient instruiert, mit 25 mg QD Eplerenon/Placebo fortzufahren. Wenn
der Serumkaliumspiegel, der bei dieser Untersuchung gemessen wird, < 5,0 mÄq/l ist,
wird die Untersuchungsstelle mit dem Patienten in Kontakt treten
und den Patienten anweisen, die Dosis auf zwei Tabletten pro Tag
zu erhöhen.
Wenn das Serumkalium in der Wo che 4 ≥ 5,0 mÄq/l, aber < 5,0 mÄq/l in Woche 5 ist, wird die
Dosis des Untersuchungsarzneimittels auf 50 mg QD (zwei Tabletten)
erhöht.
In diesem Fall muss das Serumkalium in Woche 6 untersucht werden.
Wenn zu irgendeinem Zeitpunkt während
der Untersuchung der Serumkaliumspiegel > 5,5 mÄq/l,
aber kleiner 6,0 mÄq/l
ist, wird die Dosis der Untersuchungsmedikation auf die nächstniedrigere
Dosis reduziert, d. h. 50 mg QD (zwei Tabletten) auf 25 mg QD (eine
Tablette), 25 mg QD auf 25 mg QOD, 25 mg QOD auf zeitweilige Unterbrechung.
Der Serumkaliumspiegel muss innerhalb einer Woche nach jeder Dosiseinstellung
bestimmt werden. Dosiseinstellungen müssen auf dem jüngsten Serumkaliumspiegel
basieren. Wenn zu irgendeiner Zeit während der Untersuchung der
Serumkaliumspiegel ≥ 6,0
mÄq/l ist,
muss die Untersuchungsmedikation zeitweise unterbrochen werden.
Wenn die Untersuchungsmedikation zeitweise unterbrochen wird, kann
sie mit einer Tablette QOD wieder begonnen werden, wenn das Serumkalium < 5,5 mÄq/l ist,
und titriert werden, wie es in Study Drug Administration, Tabelle
16, beschrieben ist. Bezüglich
detaillierter Dosisinstruktionen zum Wiederaufnehmen einer Untersuchungsmedikation
siehe Study Drug Administration. Wenn der Serumkaliumspiegel zu
irgendeiner Zeit während
der Untersuchung konstant ≥ 6,0
mÄq/l ist,
muss die Untersuchungsmedikation endgültig abgebrochen werden.
-
Sicherheits-Laborbeurteilung
(5 Wochen nach Randomisierung)
-
Der Serumkaliumspiegel ist in Woche
5 für alle
Patienten zu bestimmen. Für
Patienten, deren Dosisspiegel in Woche 4 nicht erhöht war,
kann die Dosis der Untersuchungsmedikation auf zwei Tabletten QD erhöht werden,
wenn das Serumkalium < 5,0
mÄq/l ist.
Wenn die Dosis bei dieser Untersuchung erhöht ist, ist der Serumkaliumspiegel
innerhalb einer Woche zu bestimmen. Wenn möglich, sollte Blut für diese
Messung am Morgen entnommen werden.
-
Wenn zu irgendeiner Zeit während der
Untersuchung der Serumkaliumspiegel > 5,5 mÄq/l,
aber < 6,0 mÄq/l ist,
wird die Dosis der Untersuchungsmedikation auf die nächstniedrigere
Dosis reduziert, z. B. 50 mg QD (zwei Tabletten) auf 25 mg QD (eine
Tablette), 25 mg QD in 25 mg QOD, 25 mg QOD in zeitweilige Unterbrechung.
Der Serumkaliumspiegel ist innerhalb einer Woche nach jeder Dosiseinstellung
zu bestimmen. Dosiseinstellungen müssen auf der Basis des jüngsten Serumkaliumspiegels
erfolgen. Wenn zu irgendeiner Zeit während der Untersuchung der
Serumkaliumspiegel ≥ 6,0
mÄq/l ist,
muss die Untersuchungsmedikation zeitweilig unterbrochen werden.
Wenn die Untersuchungsmedikation zeitweise unterbrochen wird, kann
sie mit einer Tablette QOD erneut begonnen werden, wenn das Serumkalium < 5,5 mÄq/l ist,
und kann nach Study Drug Administration, Tabelle 16, titriert werden.
Bezüglich
detaillierter Dosierungsinstruktionen und Instruktionen zum Wiederbeginn
einer Untersuchungsmedikation siehe Study Drug Administration. Wenn
zu irgendeiner Zeit während
der Untersuchung der Serumkaliumspiegel konstant ≥ 6,0 mÄq/l ist,
muss die Untersuchungsmedikation endgültig abgebrochen werden.
-
Untersuchungen ab Untersuchung
4 (3 Monate ± 10
Tage nach Randomisierung und alle 3 Monate danach)
-
Nach dreimonatiger Behandlung und
alle drei Monate danach werden die folgenden Verfahren durchgeführt:
- 1. Herzfrequenz im Sitzen und Manschetten-BP
im Sitzen.
- 2. Klinische Sicherheits-Laborblutuntersuchung, einschließlich Kalium,
und klinische Sicherheits-Urinprobe zur Urinanalyse werden in den
Monaten 3, 6, 12, 18, 24 und alle 6 Monate danach, solange wie die
Studie fortgesetzt wird, durchgeführt. Eine Blutentnahme für Serumkalium
wird nur in den Monaten 9, 15, 21 und alle drei Monate danach, solange
wie die Untersuchung dauert, durchgeführt.
- 3. Bestimmung der NYHA-Funktionsklassifizierung. 4. Endpunkt-Bestimmung.
- 5. QOL-Bestimmungen weden in den Monaten 3, 6 und 12 durchgeführt.
- 6. Aufzeichnung neuer gleichzeitiger Medikationen und Dosisänderungen
für ausgewählte Medikationen.
- 7. Aufzeichnung ungünstiger
Ereignisse.
- 8. Zählung
zurückgebrachter
Medikationen und Aufzeichnung der Befolgung.
- 9. Austeilung einer Drei-Monats-Lieferung der Untersuchungsmedikation
mit einer Medikations-Tageskarte.
-
Wenn zu irgendeiner Zeit während der
Untersuchung der Serumkaliumspiegel > 5,5 mÄq/l,
aber < 6,0 mÄq/l ist,
wird die Dosis der Untersuchungsmedikation auf die nächstniedrigere
Dosis reduziert, z. B. 50 mg QD (zwei Tabletten) auf 25 mg QD (eine
Tablette), 25 mg QD in 25 mg QOD, 25 mg QOD in zeitweilige Unterbrechung.
Der Serumkaliumspiegel ist innerhalb einer Woche nach jeder Dosiseinstellung
zu bestimmen. Dosiseinstellungen müssen auf der Basis des jüngsten Serumkaliumspiegels
erfolgen. Wenn zu irgendeiner Zeit während der Untersuchung der
Serumkaliumspiegel ≥ 6,0
mÄq/l ist,
muss die Untersuchungsmedikation zeitweilig unterbrochen werden.
Wenn die Untersuchungsmedikation zeitweise unterbrochen wird, kann
sie mit einer Tablette QOD erneut begonnen werden, wenn das Serumkalium < 5,5 mÄq/l ist,
und kann nach Study Drug Administration, Tabelle 16, titriert werden.
Bezüglich
detaillierter Dosierungsinstruktionen und Instruktionen zum Wiederbeginn
einer Untersuchungsmedikation siehe Study Drug Administration. Wenn
zu irgendeiner Zeit während
der Untersuchung der Serumkaliumspiegel konstant ≥ 6,0 mÄq/l ist,
muss die Untersuchungsmedikation endgültig abgebrochen werden.
-
Abschließende Untersuchung
oder frühzeitiger
Abbruch der Untersuchungsmedikation
-
Die folgenden Verfahren werden bei
der abschließenden
Untersuchung durchgeführt:
- 1. Herzfrequenz im Sitzen und Manschetten-BP
mit Sitzen.
- 2. Körperliche
Untersuchung.
- 3. Elektrokardiogramm mit 12 Ableitungen.
- 4. Klinische Sicherheits-Laborblutuntersuchung, einschließlich Kalium.
- 5. Klinische Sicherheits-Urinprobe zur Urinanalyse.
- 6. Bestimmung der NYHA-Funktionsklassifizierung.
- 7. Endpunktbestimmung.
- 8. QOL-Bestimmungen.
- 9. Aufzeichnung neuer gleichzeitiger Medikationen und Dosisänderungen
für ausgewählte Medikationen.
- 10. Aufzeichnung nachteiliger Ereignisse.
- 11. Zählung
zurückgegebener
Medikationen und Aufzeichnung der Befolgung.
-
Abnormalen Befunden bei der Enduntersuchung
sollte vom Forscher nachgegangen werden, bis sie zufriedenstellend
gelöst
sind.
-
Endgültiger Abbruch der Untersuchungsmedikation
vor Untersuchungsbeendigung
-
Wenn ein Patient aus irgendeinem
Grund die Untersuchungsmedikation endgültig abbricht, bevor die Untersuchung
beendet ist, muss der Grund für
einen derartigen Abbruch in Permanent Cessation of Study Drug Form
aufgenommen werden. Der endgültige
Abbruch der Untersuchungsmedikation muss auch vom Koordinator oder
vom Forscher beim IVRS-Zentrum registriert werden. Der Patient muss
die in Abschnitt 4.3.h, abschließende Untersuchung oder früher Abbruch
der Untersuchungsmedikation, durchgemacht haben, und geeignete CRFs
müssen
beendet sein. Alle Daten des Patienten vor Abbruch der Untersuchungsmedikation werden
für G.
D. Searle & Co
zugänglich
gemacht, und der Patient wird weiterhin per Telefon alle drei Monate bis
zum Ende der Untersuchung nach Endpunkten überwacht.
-
Ein Patient kann die Untersuchungsmedikation
aus einem der folgenden Gründe
endgültig
abbrechen:
- 1. Unfähigkeit, die Untersuchungsmedikation
zu vertragen.
- 2. Andauernder Serumkaliumspiegel ≥ 6,0 mÄq/l, wenn der Patient die niedrigste
Dosis erhält
(1 Tablette QOD).
- 3. Schwangerschaft.
- 4. Administrative Gründe.
- 5. Ein beliebiger anderer Grund, der nach Meinung des Forschers
im Interesse des Patienten liegt.
- 6. Verlangen des Patienten, sich zurückzuziehen. Der Patient hat
das Recht, sich zu jeder Zeit aus beliebigem Grund zurückzuziehen.
- 7. Behandlung mit Spironolacton.
-
Es ist klar, dass ein übermäßiges Beenden
die Untersuchungsmedikation nicht aussagekräftig machen kann; daher sollte
ein unnötiges
Beenden der Medikation vermieden werden. Eine klare Beschreibung der
Versuchsverfahren für
die Patienten und ihr Einverständnis
in schriflicher Form ist nicht nur eine Muss-Vorschrift, sondern
zur Begrenzung unnötiger
Medikationsbeendigung essentiell.
-
STATISTIK
Probengrößen-Justifizierung
-
Probengröße und Mortalitätsannahmen
-
Randomisierte Patienten werden überwacht,
bis 1.012 Todesfälle
aufgetreten sind. Diese Zahl wird die über 90%ige Fähigkeit
liefern, im Vergleich zur Placebo-Gruppe, eine 18,5%ige Reduktion
der Todesrate nachzuweisen. Wenn im ersten Jahr die Placebo-Mortalitätsrate in
der Placebo-Gruppe 15% oder höher
ist und bis zu 6.200 Patienten über
einen Zeitraum von 18 Monaten involviert sind, sollte die Zielzahl
von 1.012 Toten innerhalb der ersten 30 Monate des Versuchs auftreten
(18 Monate Eintragung plus 12 Monate Überwachung, nachdem der letzte
Patient aufgenommen wurde).
-
Um die erforderliche Anzahl von Patienten
und die Dauer der Überwachung
zur Erreichung dieser Todesfälle
zu bestimmen, wurden Daten aus drei Versuchen berücksichtigt.
In diesen Versuchen lag die Ein-Jahres-Mortalitätsrate für die Gruppen, die eine aktive
Behandlung erhielten, im Bereich von 12% bis 23%. Im AIRE-Versuch,
der in mehreren europäischen
Ländern
durchgeführt
wurde, und im TRACE-Versuch, der in Dänemark durchgeführt wurde,
lagen die Mortalitätsraten
im ersten Jahr in den aktiven Gruppen (ACE-I) bei 16% beziehungsweise
23%. (The Acute Infarction Ramipril Efficacy (AIRE) Study Investigators.
Effect of ramipril on mortality and morbidity of survivors of acute
myocardial infarction with clinical evidence of heart failure. Lancet 1993;
342: 821–828;
Kober L, Torp-Pedersen C, Carlsen JE, Bagger H, Eliasen P, Lyngborg
K, Videbæk
J, Cole DS, Auclert L, Pauly NC, Aliot E, Persson S, Camm AJ for
the Trandolapril Cardiac Evaluation (TRACE) Study Group. N Engl
J Med 1995; 333: 1670–1676).
Im AIRE-Versuch war die Rate im ersten Jahr unter allen randomisierten
Patienten, die kein Digoxin erhalten hatten, etwa 12% (etwa 17%
bei Patienten, die Digoxin erhielten). (Spargias KS, Hall AS, Ball
SG. Safety concerns about digoxin alter acute myocardial infarction.
Lancet 1999; 354: 391–392).
Im GISSI-3-Versuch war bei Patienten, die für Lisinopril randomisiert waren
und die den Tag 3 bei Killip-Klasse > I erlebten, die Mortalität im ersten
Jahr 22%. Für
diese Patienten wurde die ACE-I-Behandlung nach 42 Tagen gestoppt,
aber mehr als 50% von ihnen erhielten eine Langzeitbehandlung. Die
Tabelle unten gibt die erforderliche Anzahl der Patienten und die
Dauer der Überwachung,
basierend auf drei verschiedenen Schätzungen, für die Placebo-Mortalitätsrate innerhalb
eines Jahres an (12%, 15% und 18%). Diese Resultate wurden unter
Verwendung von Software erhalten, die von Shih, 1995, beschrieben
wurde. (Shih JH. Sample size calculation for complex clinical trials
with survival endpoints. Controlled Clinical Trials 1995; 16: 395–407).
-
Die Berechnungen nehmen eine abnehmende
Mortalitätsgefahr ähnlich der,
die bei der aktiven Behandlungsgruppe des AIRE-Versuchs zu sehen
war, an. Ähnliche
Resultate wurden unter Verwendung der Resultate aus dem TRACE-Versuch
erhalten. Es wurden eher die aktiven Gruppen als die Placebo-Gruppen
dieser ACE-I-Versuche verwendet, da der aktuelle Versuch eine Hintergrundmedikation,
einschließlich
ACE-I, für alle
Patienten erlauben wird. Es wird auch angenommen, dass das Risikoverhältnis zwischen
den zwei Behandlungsgruppen mit der Zeit konstant ist (proportionale
Risiken) und dass eine größere Rekrutierungsrate in
den letzten 12 Monaten des Eintragungszeitraums als in den ersten
sechs Monaten auftreten wird.
-
-
Die Mortalitätsreduktion im Verlauf der
Untersuchung war im AIRE-Versuch 27% und im TRACE-Versuch 22%. Im
Verlauf des aktuellen Versuchs wird ein geringerer Behandlungseffekt
als in den früheren
Versuchen erwartet, da erwartet wird, dass die aktiven Behandlungsgruppen
in den früheren
Versuchen denen der Placebo-Gruppe im aktuellen Versuch ähnlich sind.
Daher wurden Reduktionen bei der Mortalität im ersten Jahr von 15%, 18,5%
und 22% bei den Probengrößen-Szenarien
angenommen. Es wird betont, dass im jüngeren RALES-Versuch das aktive
Agens mit demselben Wirkmechanismus wie Eplerenon trotz einer unterschiedlichen
Patienten-Bevölkerungsgruppe
eine über
30%ige Reduktion bei der Mortalität im Vergleich zu Placebo erreichte.
(Pitt B, Zannad F, Remme WJ, Cody R, Castaigne A, Perez A, Palensky
J, Wittes J for the Randomized Aldactone Evaluation Study Investigators.
The effect of spironolactone on morbidity and mortality in patients
with severe heart failure. N Engl J Med 1999; 341(10): 709–717). U
dem RALES-Versuch erhielten die meisten Patienten in jeder Behandlungsgruppe
zusätzlich
zu ihrer Untersuchungsmedikation eine Standardtherapie.
-
Ausfall bei der Befolgung
-
Die Probengrößenbestimmungen waren nicht
für Verluste
bei der Befolgung eingestellt, da die Untersuchungskonzeptverfahren
erwarteten, dass dieser Ausfall unter 1% gehalten wird.
-
Basislinien- und demographische
Analyse
-
Die Vergleichbarkeit von Behandlungsgruppen
bezüglich
der Basislinienfaktoren und demographischer Faktoren wird unter
Verwendung von t-Tests für
kontinuierliche Variable und Tests der kleinsten Fehlerquadrate
auf bestimmte Variable untersucht.
-
Wirksamkeitsanalyse
-
Primäre und sekundäre Endpunkte
-
Alle statistischen Analysen der primären und
sekundären
Endpunkte werden dem "intention-to-treat"-Prinzip folgen.
Die Daten von randomisierten Patienten werden entsprechend der ursprünglichen
Behandlungszuordnung für
den Patienten analysiert, und alle Patienten werden bezüglich der
Mortalität
und anderer wesentlicher Endpunkte für die Dauer der Untersuchung
beobachtet, und zwar ungeachtet der Befolgung, mit der die Untersuchungsmedikation
eingenommen wurde.
-
Für
jeden Endpunkt wird die "time-to-event" analysiert, wobei
der Logrank-Test beim Gesamtlevel von 0,05 verwendet wurde und die
Notwendigkeit von Interim-Analysen berücksichtigt wurde. Um in die
statistische Analyse aufgenommen zu werden, muss ein beurteilbares
Endpunktevent durch das Critical Events Committee anerkannt werden.
Kaplan-Meier-Kurven werden verwendet um die verschiedenen time-to-event-Verteilungen
zusammenzufassen. Erläuternde
Analysen dieser Endpunkte unter Verwendung von Basisliniencharakteristika
als Co-Varianten
können
unter Anwendung der Cox-Proportionalitäts-Riskiko-Regression durchgeführt werden
um relative Risikoraten und 95%ige Konfidenzintervalle zu bestimmen.
-
Die Logrank-Tests und die Cox-Regressionsanalysen
werden nach geographischer Region gegliedert. Die Regionen werden
aus den USA und Canada; Latein-Amerika; Osteuropa und Westeuropa,
das auch Australien, Neuseeland, Israel und Südafrika mit beinhalten soll,
bestehen.
-
Lebensqualität
-
Geeignete statistische Methoden werden
eingesetzt um die Lebensqualität
(quality of life = QOL) zu analysieren. Instrumente, die zur Analyse
eingesetzt werden, umfassen KCCQ, SF-12, EuroQoL Health Rating Scale, MOS-D-Depressions-Skala
und die BSI-A-Angst-Skala.
-
Untergruppenanalysen
-
Es werden Untergruppenanalysen für die primären und
sekundären
Endpunkte durchgeführt.
Untergruppen werden auf den Basislinienaufzeichnungen, wie Rasse
(schwarz, nichtschwarz), Geschlecht, Alter, Vorliegen von Diabetes,
Ejektionsfraktion, Serumkalium, Serumkreatinin, Verwendung von β-Blockern,
Verwendung von Digoxin, Verwendung von Kalium-Ergänzungsmitteln,
erster gegenüber
nachfolgendem AMI, Killip-Klasse, Reperfusionsstatus, Hypertensionsgeschichte,
HF-Geschichte, Geschichte mit Rauchen, Anginageschichte, Zeit vorn
Index-AMI bis zur Randomisierung und geographischer Region. Untergruppen,
die auf kontinuierlichen Messungen, wie Alter, Ejektionsfraktion,
Serumkalium und Serumkreatinin, basieren, werden mit dem Mittelwert
dichotomisiert.
-
Sicherheitsanalyse
-
Alle Patienten, die mindestens eine
Dosis der Untersuchungsmedikation erhalten, werden in die Sicherheitsanalyse
eingeschlossen. Routine-Sicherheitsdaten werden nur von Patienten
gesammelt, die die Untersuchungsmedikation noch einnehmen.
-
Symptome und ungünstige Ereignisse
-
Alle ungünstigen Ereignisse werden codiert
und von der Behandlungsgruppe zusammengefasst. Das Auftreten von
nachteiligen Ereignissen, die eine Notbehandlung erfordern, wird
von der Behandlungsgruppe zusammen mit Körpersystem, wie Schwere und
Zuordnung, tabellarisch zusammengestellt. Darüber hinaus werden Vorfälle ungünstiger
Ereignisse, die die Unterbrechung der Untersuchungsmedikation und
ernste ungünstige
Ereignisse verursachen, von der Behandlungsgruppe zusammengefasst
werden. Nur solche ungünstigen
und ernsten ungünstigen
Ereignisse, die innerhalb von 30 Tagen nach der letzten Patientendosis
der Untersuchungsmedikation auftreten, werden in die Sicherheitsanalyse
eingeschlossen.
-
Vitalfunktionen
-
Die Vitalfunktionen werden aufgelistet
und für
festgelegte Zeiten und Behandlungen zusammengefasst. Änderungen
von der Basislinie bei der Herzfrequenz und dem BP werden durch
Covarianzanalyse mit dem Basislinienwert als Covariante analysiert
werden.
-
Klinische
Labortests
-
Klinische Labordaten werden zusammengefasst,
und Behandlungsgruppen werden verglichen, Innerhalb einer Behandlungsgruppe
werden Änderungen
ab der Basislinie bis zur Nachbehandlung unter Anwendung eines paarweise
durchgeführten
t-Tests analysiert. Differenzen zwi schen Behandlungsgruppen werden unter
Verwendung der Covarianzanalyse mit Basislinienwerten als Covariante
beurteilt. Es werden Verschiebungstabellen eingesetzt um die Verschiebung
in Laborwerten graphisch darzustellen. Diese Verschiebungstabellen
werden die Laborwerte aufnehmen, die entweder für die Basislinie oder für die Nachbehandlung klinisch
relevant hoch oder niedrig sind. Das Auftreten von klinisch relevanten
Laborresultaten wird von der Behandlungsgruppe tabellarisch angegeben.
-
Komitees
-
Zusammen mit dem Sponsor wird das
Leitungskomitee, das aus den Führungsforschern
aus jedem beteiligten Land oder jeder beteiligten Region besteht,
den Versuch überwachen.
Es wird auch einen unabhängigen
Datensicherheits-Überwachungsausschuss
geben. Alle Endpunkte werden durch ein kritisches Event-Kommitee
(critical events committee) anerkannt.
-
Leitungskomitee
-
Das Leitungskomitee wird aus den
Führungsforschern
jedes beteiligten Landes oder jeder beteiligten Region, dem Sponsor
und einem unabhängigen
Statistiker bestehen. Es wird während
der Durchführung
des Versuchs für
die Versuchsresultate blind bleiben. Es wird die Durchführung und
Aufzeichnung des Versuchs, einschließlich Entwicklung des Netzwerks
von Forschern, Sicherstellung der fachlichen klinischen Leitung
und eines hohen Standards der wissenschaftlichen Qualität und die
Erstellung notwendiger Modifikationen am Protokoll überwachen.
Die Satzung des Leitungskomitees wird die Verantwortlichkeiten des
Komitees definieren.
-
Komitee für kritische
Ereignisse (= critical events committee = CEC)
-
Der Zweck des unabhängigen Komitees
für kritische
Events (CEC) besteht darin, den Grund für alle Endpunktevents für jeden
Patienten während
dieses Versuchs zu klassifizieren. Dieses Komitee wird die Dokumentation
jedes verdächtigen
Endpunktevents überprüfen und
wird für
Behandlungszuweisungen blind bleiben. Das CEC wird die Natur jedes
Events beurteilen und festlegen, ob die vorspezifizierten Kriterien
für die Endpunkte
gegeben waren. Die CEC-Satzung
wird die Verantwortlichkeiten des Komitees definieren.
-
Datensicherheits-Überwachungsausschuss
(= Data Safety Monitoring Board, DSMB) und Interims-Analysen
-
Ein unabhängiger DSMB wird aufgestellt
um die Sicherheit und Wirksamkeit des Versuchs zu überwachen
und zu bestimmen, ob ausreichend Behandlungsdifferenzen vorliegen
um den Versuch vorzeitig zu beenden. Der DSMB wird aus fünf Mitgliedern
bestehen: vier Kardiologen, Fachleute bei der Diagnose von Herzinsuffizienz
(beziehungsweise Herzversagen) und seiner Progression, und ein medizinischer
Statistiker, Experte bei der Analyse von klinischen Versuchsdaten.
Ein Miglied wird als Vorsitzender fungieren. Kein Mitglied des DSMB
wird als Forscher für
die Untersuchung arbeiten. Die DSMB-Satzung wird die Verantwortlichkeiten des
Komitees definieren.
-
Entscheidungen über einen frühen Untersuchungsschluss
zur Wirksamkeit werden von einer Grenze des O'Brien-Fleming-Typs mit einer LanDeMets-alpha-Ausgabenfunktion
getrof fen. Empfehlungen des DSMB werden dem Vorsitzenden des Leitungskomitees,
das für
einen Abbruch verantwortlich ist, berichtet.
-
Um die Blindheit bei Searle und anderen
Untersuchungsbeteiligten aufrecht zu erhalten, wird eine externe
statistische Gruppe alle Aspekte der Interims-Berichte erstellen
und direkt dem DSMB mitteilen.
-
IVRS-Center
-
Zur Behandlungszuteilung und Verfolgung
einer Rekrutierung, der Probennahme und der Medikationslieferung
wird ein IVRS-Center verwendet.