-
Einführung
-
Diese Erfindung betrifft ein verbessertes
Gasphasenverfahren für
die selektive Epoxidierung von nicht-allylischen Olefinen, in dem
die Epoxidierung in Anwesenheit von einer oder mehreren flüchtigen,
stickstoffhaltigen basischen Verbindungen durchgeführt wird.
Die Anwesenheit einer stickstoffhaltigen basischen Verbindung im
olefinhaltigen Reaktionsgas oder -dampf unterdrückt die Bildung eines organischen
harzigen Materials, das den Katalysator überzieht und dadurch die Katalysatoraktivität vermindert.
Dieses harzige Material (Fouling) kann auch Verfahrensausrüstungen überziehen
und verschmutzen, wodurch der Gasstrom durch den Reaktor und die
zugehörige
Anlage behindert oder gehemmt wird. Es wurde auch gefunden, dass der
Einschluss einer stickstoffhaltigen Verbindung in das olefinhaltige
Reaktionsgas die Aktivität
des Epoxidierungskatalysators erheblich steigert.
-
Technischer
Hintergrund
-
Verfahren für die selektive Epoxidierung
von Olefinen, die keine allylischen Wasserstoffatome enthalten (nicht-allylische
Olefine), oder von Olefinen, die gehindert allylische Wasserstoffatome
enthalten, werden von Monnier und Muehlbauer in den US-Patenten
Nr. 4,897,498, 4,950,773, 5,081,096, 5,138,077 und 5,145,968 beschrieben.
Stavinoha und Tolleson offenbaren im US-Patent Nr. 5,117,012 die
selektive Epoxidierung von 1,3-Butadien
(Butadien) zu 3,4-Epoxy-1-buten (EpB) durch Kontaktieren einer Mischung,
die 1,3-Butadien, Sauerstoff und Methan umfasst, mit einem Silberkatalysator
auf Träger
bei erhöhten
Temperaturen. Stavinoha, Monnier, Hitch, Nolen und Oltean beschreiben
im US-Patent Nr.
5,362,890, die Vorteile, die sich aus der Verwendung eines (C2–C6)-Paraffinkohlenwasserstoffs
als inertes Verdünnungsmittel
im Beschickungsgas bei der Epoxidierung von bestimmten Olefinen,
wie 1,3-Butadien, ergeben.
-
Die Epoxidierung von Olefinen, wie
Butadien, in Anwesenheit eines modifizierten Silberkatalysators auf
Träger
zu einem Epoxid, wie 3,4-Epoxy-1-buten, gemäß bekannten Verfahren, wie
denjenigen, die in den oben angegebenen Patenten beschrieben sind,
führt zur
Nebenproduktion eines hochsiedenden organischen harzigen Materials.
Im allgemeinen hängt
die Geschwindigkeit, mit der sich das Foulingmaterial bildet, wenigstens
zum Teil vom Druck innerhalb des Epoxidierungsreaktors ab, wobei
höhere
Drücke
zu einer schnelleren Foulingbildung führen. Dieses Foulingmaterial überzieht
den Katalysator und verringert dadurch die Katalysatoraktivität, was wiederum
zu einer niedrigeren Umwandlung des Olefinreaktanten und einer langsameren
Produktion des gewünschten
Epoxids führt.
Dieses Fouling kann auch die Verfahrensausrüstung überziehen und verunreinigen,
wodurch der Gasstrom durch den Reaktor und die zugehörige Anlage
behindert oder gehemmt wird. Eine Ansammlung des Foulingmaterials über einen
längeren
Betriebszeitraum des kontinuierlichen Epoxidierungsverfahren verkürzt die
Lebensdauer des Katalysators erheblich, führt zu einem unannehmbaren Druckabfall
im Reaktor während
des normalen Betriebs, erniedrigt die Katalysatoraktivität und führt schließlich zu
einer völligen
Blockierung des Gasstroms durch den Reaktor. Das Entfernen des mit
dem organischen Fouling überzogenen
oder bedeckten Katalysatormaterials aus den typisch bei der Epoxidierung
von Olefinen verwendeten Reaktorrohren ist äußerst schwierig, wobei es erhebliche
Zeit kostet, das Fouling aus den Reaktorrohren und der zugehörigen Anlage,
die sich stromabwärts
vom Rohrreaktor befindet, zu entfernen.
-
Die US-Patente Nr. 5,618,954 und
5,905,161 betreffen die Verringerung der Bildung von Fouling bei der
Epoxidierung von Butadien. Diese Patente offenbaren die Verwendung
von 5–80
% Wasser im Beschickungsgas für
den Epoxidierungsreaktor, um die Foulingrate zu senken. Jedoch tritt
selbst bei Zugabe von Wasser ein Fouling auf, und der Silberkatalysator
auf Träger
erfordert eine häufige
Regenierung in einem sauerstoff- und wassersdampfhaltigen Gasstrom.
Außerdem
kann die Zugabe von Wasser zu einem Prozessgasstrom, der reaktive
Epoxide enthält,
zur Bildung der entsprechender Diole, z. B. 3-Buten-1,2-diol und
2-Buten-1,4-diol, führen,
bei denen es sich um reaktive Spezies handelt, die weiter unter
Bildung eines organischen Foulingrückstandes reagieren können. Obwohl
es nicht genau bekannt ist, wie sich das organische Fouling bildet,
wurde experimentell nachgewiesen, dass 3,4-Epoxy-1-buten, Sauerstoff
und Wasser für
das Wachstum oder die Vermehrung des organischen Foulings notwendig
sind. Deshalb ist die Zugabe von Wasser, um die Bildung von organischem
Fouling zu unterdrücken,
dem Ziel, die Rate der organischen Foulingbildung zu erniedrigen,
eigentlich abträglich.
Schließlich
kann die Zugabe von Wasserdampf in hohen Konzentrationen, wie sie
in den genannten Patenten beschrieben ist, zur Zersetzung der modifizierten
Silberkatalysatoren führen, die
verwendet werden, um die Bildung der Olefinepoxide zu katalysieren.
-
Inui und Tanabe, Journal of Catalysis,
52, 375-384 (1978), erörtern
die Auswirkungen einer Zugabe von verschiedenen Mengen an Ammoniak
und substituierten Aminen, wie Monomethylamin, Dimethylamin, Trimethylamin,
Ethylamin, Diethylamin und Ethanolamin usw., zum Reaktor-Beschickungsstrom
während
der Ethylenepoxidierung. Die Autoren berichten, dass die Zugabe
von Ammoniak und derartigen Aminen im Bereich von 200–34 000
ppmv zum Reaktor-Beschickungsstrom zu einer Verlangsamung der Ethylenoxidbildung führte. Bei
den höheren
Mengen wurde die katalytische Aktivität völlig unterdrückt.
-
Kurze Zusammenfassung
der Erfindung
-
Wir haben gefunden, dass die Rate
der Bildung von harzigem, hochsiedendem organischem Fouling bei
der Epoxidierung von Olefinen durch Einschluss von mindestens einer
stickstoffhaltigen basischen Verbindung in die gasförmige Reaktionsmischung
erheblich verringert und möglicherweise
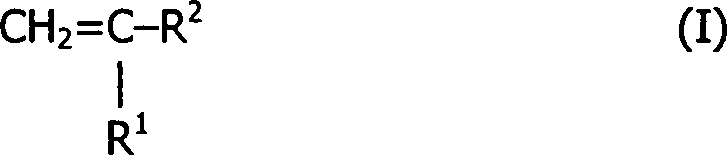
eliminiert werden kann. Unsere Erfindung stellt in ihren breiteren
Aspekten ein Verfahren zur Herstellung des Monoepoxids eines Olefinreaktanten
bereit, der aus Norbornen, Norbornadien und Olefinen mit der allgemeinen
Formel
ausgewählt ist, worin R
1 Wasserstoff
oder Alkyl ist und R
2 ein Arylrest oder
die Gruppe
ist, vorausgesetzt, dass
die Olefine der Formel (I) mehr als 2 Kohlenstoffatome enthalten
und keine allylischen Wasserstoffatome enthalten, wobei das Verfahren
umfasst: Kontaktieren eines Reaktionsgases, das den Olefinreaktanten,
Sauerstoff, ein inertes Verdünnungsmittel
und mindestens 5 Volumenteile pro Million (ppmv) mindestens einer
stickstoffhaltigen basischen Verbindung umfasst, mit einem Silberepoxidierungskatalysator auf
Träger
bei einer Temperatur von etwa 175 bis 230°C und Gewinnen eines Gases,
welches das Monoepoxid des Olefinreaktanten enthält.
-
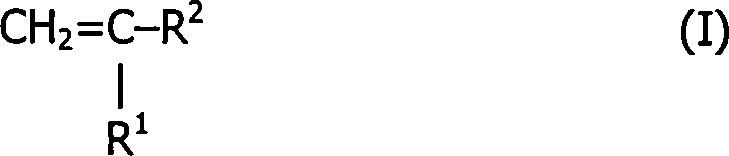
Eine speziellere Ausführungsform
der vorliegenden Erfindung besteht in einem kontinuierlichen Verfahren
für die
Herstellung des Monoepoxids eines Olefinreaktanten, der aus Norbornen,
Norbornadien und Olefinen mit der allgemeinen Formel
ausgewählt ist, worin R
1 Wasserstoff
oder Alkyl ist und R
2 ein Arylrest oder
die Gruppe
ist, vorausgesetzt, dass
die Olefine der Formel (I) mehr als 2 Kohlenstoffatome enthalten
und keine allylischen Wasserstoffatome enthalten, wobei das Verfahren
die folgenden Schritte umfasst:
-
- (1) kontinuierliches Einspeisen eines Gases,
das etwa 3 bis 30 Mol% des Olefinreaktanten, etwa 3 bis 30 Mol%
Sauerstoff, etwa 40 bis 90 Mol% eines inerten Verdünnungsmittels
und mindestens 5 Volumenteile pro Million (ppmv) mindestens einer
stickstoffhaltigen basischen Verbindung umfasst, in eine Epoxidierungszone,
die einen Silberepoxidierungskatalysator auf Träger enthält und bei einer Temperatur
von etwa 175 bis 230°C
gehalten wird; und (2) kontinuierliches Entfernen eines Gases, das
etwa 0,5 bis 5,0 Mol% des Monoepoxids des Olefinreaktanten, etwa
2 bis 28 Mol% des Olefinreaktanten, etwa 2 bis 28 Mol% Sauerstoff
und etwa 40 bis 90 Mol% des inerten Verdünnungsmittels umfasst, aus
der Epoxidierungszone.
-
Der Einschluss der stickstoffhaltigen
basischen Verbindung in die Epoxidierungszone oder den Reaktor unterdrückt die
Bildung von Fouling in einem Maß,
welches den Betrieb des Epoxidierungreaktors bei höheren Drücken erlaubt,
was zu einer höheren
Umwandlungsrate des Olefinreaktanten und somit zu einer höheren Produktionsrate
des Monoepoxids führt.
Die stickstoffhaltige basische Verbindung in der Epoxidierungszone führt auch
zu einer Steigerung der Aktivität
des Silberepoxidierungskatalysators auf Träger, z. B. zu einer Aktivitätssteigerung
von 10 bis 30%. Ein weiterer Vorteil, der von der vorliegenden Erfindung
bereitgestellt wird, besteht darin, dass die sauerstoffhaltige basische
Verbindung, die in die Epoxidierungszone eingespeist wird, die basische
Verbindung liefern kann, die im Produktgewinnungsverfahren, das
im US-Patent Nr. 5,756,779 beschrieben ist, verwendet wird, um die
Bildung von Butendiolen zu verringern.
-
Detaillierte
Beschreibung
-
Die stickstoffhaltigen basischen
Verbindungen, die in der vorliegenden Erfindung verwendet werden können, umfassen
Ammoniak und Amine, die im Gaszustand vorliegen und die in Bezug
auf den Olefinreaktanten, das Monoepoxidprodukt und den Sauerstoff
unter den herrschenden Temperatur- und Druckbedingungen in der Epoxidationszone
im wesentlichen inert (nicht reaktiv) sind. Beispiel für die Amine,
die verwendet werden können,
schließen
Mono-, Di- und Trialkylamine ein, wie Monomethylamin, Dimethylamin,
Trimethylamin, Diethylamin, Triethylamin, Monopropylamin, Dipropylamin,
Tripropylamin, Monobutylamin, Dibutylamin, Tributylamin, höher homologe
Mono-, Di- und Trialkylamine und gemischte Mono-, Di-, und Trialkylamine.
Diamine, wie Ethylendiamin und dergleichen, sowie Triamine, wie
Ethylentriamin und dergleichen, sind im Bereich der vorliegenden
Erfindung enthalten. Cyclische Amine, wie Pyrrolidin, Piperidin,
Morpholin, Piperazin, Pyrrol, Pyridin und die Lutidine, werden ebenfalls
als im Bereich der Erfindung liegend betrachtet. Mono-, di- und
trisubstituierte Amine können
im Verfahren der vorliegenden Erfindung verwendet werden, um die
Bildung von harzigem organischem Fouling zu verringern. Jedoch sollte,
wenn das Hauptziel die gesteigerte Katalysatoraktivität ist, die
stickstoffhaltige basische Verbindung aus Ammoniak und Aminen ausgewählt werden,
die mindestens eine N-H-Bindung aufweisen, wodurch die Amine auf
mono- und disubstituierte Amine, einschließlich Diaminen wie Ethylendiamin
und cyclischer Amine, beschränkt
sind. Das Amin weist vorzugsweise einen Siedepunkt von weniger als
etwa 150°C
auf und ist am bevorzugtesten ein Mono- oder Dialkylamin, das bis
zu etwa 12 Kohlenstoffatome enthält.
-
Die Menge an Ammoniak und/oder Amin,
die im Epoxidierungsverfahren verwendet wird, beträgt mindestens
5 ppmv, bezogen auf das Gesamtvolumen der Materialien, die in die
Epoxidierungzone eingespeist werden. Normalerweise übersteigt
die Beschickungsmenge an Ammoniak und/oder Amin 2 000 ppmv nicht. Der
bevorzugte Bereich der Ammoniak- und/oder Aminbeschickung in die
Epoxidierungszone liegt im Bereich von etwa 20 bis 500 ppm, bezogen
auf das Gesamtvolumen der gasförmigen
Materialien, die in die Epoxidierungszone eingespeist werden. Ammoniak
und flüchtige
mono- und disubstituierte Amine mit niedrigem Molekulargewicht stellen
die bevorzugten stickstoffhaltigen basischen Verbindungen dar, die
vorzugsweise in Konzentrationen von etwa 20 bis 500 ppmv verwendet
werden, bezogen auf das Gesamtvolumen der gasförmigen Materialien, die in
die Epoxidierungszone eingespeist werden. Der Ammoniak und/oder
das Amin können
auf verschiedene Weise in die Epoxidierungs-Reaktionszone eingebracht
werden. Beispielsweise können
sie vor dem Kontakt mit dem Katalysator mit dem Olefin, das oxidiert
werden soll, und/oder dem sauerstoffhaltigen Gas gemischt werden,
oder der Ammoniak und/oder das Amin können getrennt vom Beschickungsolefin und/oder
dem sauerstoffhaltigen Gas in die Reaktionszone eingeführt werden.
Der Ammoniak und/oder das Amin können
kontinuierlich oder diskontinuierlich in die Epoxidierungs-Reaktionszone
eingebracht werden. Beispielsweise kann der Ammoniak/das Amin über einen
Zeitraum eingespeist werden, der ausreicht, um eine Steigerung der
Katalysatoraktivität
und der Produktivität
des Verfahrens zu bewirken, was anhand der Zunahme der Umwandlung
des Olefin-Reaktanten im Vergleich zu den Olefinumwandlung vor der
Zugabe von Ammoniak und/oder Amin zum Beschickungsstrom festgestellt
wird. Die Ammoniak- und/oder Aminbeschickung kann dann unterbrochen
werden, wobei die höhere
Katalysatoraktivität über längere Zeit
hinweg beibehalten wird.
-
Bei den Silberepoxidierungskatalysatoren
auf Träger,
die in dem Verfahren, das von unserer Erfindung bereitgestellt wird,
verwendet werden können,
handelt es sich um bekannte Materialien, die gemäß veröffentlichen Verfahren hergestellt
werden können,
einschließlich
der Katalysator-Herstellungsverfahren, die in den US-Patenten 4,039,561,
4,169,009, 4,267,073, 4,389,338, 4,769,358 und 5,081,096 beschrieben
sind. So umfassen die Katalysatoren, die im vorliegenden Verfahren
nützlich
sind, ein Katalysator-Trägermaterial,
auf dessen Oberfläche
etwa 1 bis 30 Gew.-% Silber und etwa 10 bis 5 000 Gewichtsteile
pro Million (ppmw) Epoxidierungskatalysator-Modifikationsmittel
abgeschieden sind, welches aus Alkalimetallen, Erdalkalimetallen
und Thallium ausgewählt
ist. Der Gewichtsprozensatr des Silbers und die ppmw des Modifikationsmittels
(auch als Promotor bezeichnet), sind auf das Gesamtgewicht des Katalysators,
d.h. auf den fertigen Katalysator, bezogen. Die Modifikationsmittelkomponente
des Katalysators kann zwar als ein Salz, Oxid oder Hydroxid des
Modifikationsmittelelements vorliegen, aber die Konzentration des
Katalysator-Modifikationsmittels ist allein auf das Modifikationsmittelelement
bezogen.
-
Die Trägerkomponente der Katalysatoren
kann aus einer großen
Zahl von herkömmlichen
porösen, hitzebeständigen Katalysatorunterlagen
oder -trägermaterialien
ausgewählt
werden, welche in Anwesenheit der ethylenisch ungesättigten
Verbindung und der sauerstoffhaltigen Gasbeschickungen und der Produkte
in den Verfahren, in dem der Katalysator verwendet wird, im Wesentlichen
inert sind. Diese herkömmlichen
Materialien können
natürlichen
oder synthetischen Ursprungs sein und weisen vorzugsweise eine makroporöse Struktur
auf, d. h. eine Struktur mit einer Oberfläche von unter etwa 10 m2/g. Diese Trägermaterialien weisen typisch
eine Scheinporosität
von mehr als 20% auf. Träger,
die eine Siliciumdioxid- und/oder Aluminiumoxid-haltige Zusammensetzung
aufweisen, sind im allgemeinen bevorzugt. Spezielle Beispiele für geeignete Träger sind
die Aluminiumoxide (einschließlich
der Materialien, die unter dem Handelsnamen "Alundum" verkauft werden), Bimsstein, Magnesiumoxid,
Zirconiumdioxid, Kieselgur, Fullererde, Siliciumcarbid, poröse Agglomerate,
die Silicium und/oder Siliciumcarbid enthalten, Siliciumdioxid,
ausgewählte
Tonerden, künstliche und
natürliche
Zeolithe und Keramiken. Feuerfeste Träger, die für die Herstellung der im Verfahren
unserer Erfindung nützlichen
Katalysatoren besonders geeignet sind, umfassen die Aluminiumoxid-haltigen
Materialien, vor allem diejenigen, die alpha-Aluminiumoxid enthalten.
Im Falle von alpha-Aluminiumoxid
enthaltenden Trägern
werden diejenigen bevorzugt, die, gemessen anhand des BET-Verfahrens,
eine spezifische Oberfläche von
etwa 0,3 bis 10 m2/g aufweisen und die,
gemessen anhand herkömmlicher
Quecksilber- oder Wasserabsorptions-Verfahren, eine Scheinporosität von etwa
25 bis etwa 60 Vol.-% aufweisen. Das BET-Verfahren zur Bestimmung
der spezifischen Oberfläche
ist in Brunauer, S., Emmett, P. H. und Teller, E.,). Am. Chem. Soc., 60,
309-16 (1938) detailliert beschrieben.
-
Die folgenden Materialien sind spezielle
Beispiele für
die Katalysatorträger,
die verwendet werden können.
-
- I. Norton SN-06595, ein fluidisierbares Pulver
mit einer Oberfläche
von 0,26 m2/g, einem Gesamt-Porenvolumen
von 0,675 cm3 (Hg)/g, einem mittleren Porendurchmesser
von 19 Mikrometern (μm),
einer Packungsdichte von 0,98 g/cm3 und
einer chemischen Zusammensetzung (Gew.-%) von: Al2O3 - 84,7, SiO2 - 13,4,
Fe2O3 -0,21, TO -
0,47, CaO - 0,21, MgO - 0,12, Na2O - 0,15,
K2O - 0,26.
- II. Norton SN-08228, 0,1875 Inch-Pellets mit einer Oberfläche von
0,26 m2/g, einem Gesamt-Porenvolumen von
0,23 cm3 (Hg), einem mittleren Porendurchmesser
von 19 μm,
einer Packungsdichte von 0,90 g/cm3 und
einer chemischen Zusammensetzung (Gew.-%) von: Aluminiumoxid - 84,7,
SiO2 - 13,4, Fe2O3 - 0,21, TO2 -0,47, CaO - 0,21,
MgO - 0,12, Na2O - 0,15, K2O
- 0,26.
- III. Norton SA-5252, 0,1875 Inch-Kugeln mit einer Oberfläche von
0,39 m2/g, einem Gesamt-Porenvolumen von
0,36 cm3 (Hg)/g, einem mittleren Porendurchmesser
von 5,4 μm,
einer Packungsdichte von 0,94 g/cm3 und
einer chemischen Zusammensetzung (Gewichtsprozent) wie folgt: Al2O3 - 93,1, SiO2 - 5,6, Fe2O3 - 0,3, TiO2 - 0,1,
CaO - 0,1, MgO - 0,3, Na2O - 0,1, K2O - 0,1.
- IV. Norton 5552 Aluminiumoxid-Ringe - 0,25 Inch-Ringe mit einer
Oberfläche
von 0,43 m2/g, einem Gesamt-Porenvolumen
von 0,37 cm3 (Hg)/g, einem mittleren Porendurchmesser
von 7 μm,
einer Packungsdichte von 0,80 g/cm3 und
einer chemischen Zusammensetzung (Gewichtsprozent) von: Al2O3 - 93,1, SiO2 - 5,6, Fe2O3 - 0,3, TO2 - 0,1,
CaO - 0,1, MgO - 0,3, Na2O - 0,1, K2O - 0,1.
- V. Norton SN-82501, 0,1875 Inch-Kugeln mit einer Oberfläche von
0,13 m2/g, einem Gesamt-Porenvolumen von
0,37 cm3 (Hg)/g, einem mittleren Porendurchmesser
von 32,5 μm,
einer Packungsdichte von 0,88 g/cm3 und
einer chemischen Zusammensetzung (Gewichtsprozent) von: Al2O3 - 85,0, SiO2 - 12,0, und die übrigen 3 % als Fe2O3, TO2, CaO, MgO,
Na2O und K2O.
-
Obwohl nicht bevorzugt, schließen weitere
Trägermaterialien,
die verwendet werden können,
die folgenden ein: Zinkoxid, z. B. mit einer Oberfläche von
etwa 3,9 m2/g und eine Teilchengröße von etwa
75–250 μm; Titandioxid,
z. B. mit einer Oberfläche
von etwa 0,5 m2/g und einer Teilchengröße von etwa
40–75 μm; Calciumoxid;
Siliciumdioxid, z. B. mit einer Oberfläche von etwa 0,18 m2/g und einer Teilchengröße von etwa 75 – 250 μm; Bariumoxid,
z. B. mit einer Oberfläche
von etwa 1 m2/g und einer Teilchengröße von etwa
40–75 μm; Bornitrid,
Siliciumnitrid und Siliciumcarbid.
-
Eine bevorzugte Klasse von Trägermaterialien
umfasst alpha-Aluminiumoxid-Träger
mit geringer Oberfläche,
die relativ gleichmäßige Porendurchmesser
aufweisen und vollständiger
dadurch charakterisiert werden, dass sie (1) spezifische BET-Oberflächen von
etwa 0,1 m2/g bis etwa 2,0 m2/g,
vorzugsweise von etwa 0,3 m2/g bis etwa
1,0 m2/g, und (2) Scheinporositäten
von etwa 42 % bis etwa 60 %, vorzugsweise von etwa 46% bis etwa
58% aufweisen.
-
Die tatsächliche physikalische Form
des Katalysatorträgers
ist nicht besonders wichtig. Obwohl die Form des Katalysatorträgers wenig
Einfluss auf die Katalysatoraktivität hat, wird aus praktischen Überlegungen,
beispielsweise bezüglich
der Leichtigkeit der Wärmeübertragung,
des Massentransfers, des Druckabfalls aufgrund von Beschränkungen
des Fluidstroms, der Effizienz des Gas/Flüssigkeit/Feststoff-Kontakts,
der Katalysatorlebensdauer und dergleichen, die Verwendung von definierten
Formen wie Kugeln, Pellets, Extrudaten, Ringen, Sätteln und
dergleichen bevorzugt. Die bei der Epoxidierung von ethylenisch
ungesättigten
Verbindungen verwendeten herkömmlichen
kommerziellen Festbettreaktoren liegen typisch in Form von mehreren
parallelen oder in Reihe angeordneten langgestreckten Rohren (in
einer geeigneten Hülle)
vor. In solchen Reaktoren wird vorzugsweise ein Träger verwendet,
der abgerundete Formen aufweist, beispielsweise Kugeln, Pellets,
Ringe, Tabletten und dergleichen mit Durchmessern von etwa 0,1 Inch
bis etwa 0,8 Inch.
-
Ein bevorzugtes Verfahren zur Herstellung
der Katalysatoren aus einer anorganischen Silberverbindung umfasst
die folgenden Schritte: (1) Bilden eines Katalysatorvorstufe durch
Kontaktieren eines porösen Trägermaterials
mit wässrigen
Lösungen
einer anorganischen Silberverbindung und einer Modifikationsmittelverbindung
entweder in einem oder in zwei Schritten und Trocknen des resultierenden
imprägnierten
Trägermaterials,
(2) gegebenenfalls Kalzinieren der Katalysatorvorstufe, wobei ein
Gas, wie Luft, Sauerstoff-abgereicherte Luft, Stickstoff, Argon,
Helium oder dergleichen, bei erhöhten
Temperaturen über
oder durch die Katalysatorvorstufe geleitet wird, und (3) Bewirken
eines innigen Kontakts der Katalysatorvorstufe mit einem Gas, welches
(i) Wasserstoff oder (ii) ein inertes Gas umfasst, das mindestens
4 Vol.-% Wasserstoff enthält,
bei einer Temperatur von etwa 170 bis 600°C. Die Herstellung der Katalysatorvorstufe
aus einer organischen Silberverbindung, wie einem Silberaminoxalat,
z. B. Silberbisethylendiaminoxalat, umfasst die Schritte: (1) Bilden
einer Katalysatorvorstufe durch Kontaktieren eines porösen Trägermaterials
mit wässrigen
Lösungen
einer organischen Silberverbindung und einer Modifikationsmittelverbindung
entweder in einem oder in zwei Schritten und Trocknen des resultierenden
imprägnierten
Trägermaterials, (2)
gegebenenfalls Kalzinieren der Katalysatorvorstufe, wobei ein Gas,
wie Luft, Sauerstoff-abgereicherte Luft, Stickstoff, Argon, Helium
oder dergleichen, bei erhöhten
Temperaturen über
oder durch die Katalysatorvorstufe geleitet wird, und (3) Erwärmen der
Katalysatorvorstufe bei einer Temperatur von 150 bis 300°C, um die
organische Silberverbindung thermisch zu zersetzen.
-
Die Katalysatorvorstufen können anhand
von Verfahren hergestellt werden, die dem Fachmann bekannt sind,
beispielsweise durch Fällen
geeigneter Silber- und Modifikationsmittelverbindungen auf dem Träger, durch
Imprägnieren,
durch Kopräzipitation
der Silber- und
Modifikationsmittelverbindung und des Trägermaterials, durch Zusammenmahlen
des Trägermaterials
und der Silber- und Modifikationsmittelverbindung in Teilchenform
und dergleichen. Die Reihenfolge, in welcher das Modifikationsmittel
dem Trägermaterial
einverleibt wird, ist nicht kritisch, z. B. kann der Träger mit
einer Silberquelle, dann dem Modifikationsmittel in Kontakt gebracht
werden, oder der Träger
kann mit der Modifikationsmittelverbindung, dann mit einer Silberverbindung in
Kontakt gebracht werden, oder das Trägermaterial kann gleichzeitig
sowohl mit einer Modifikationsmittelverbindung als auch mit einer
Silberverbindung in Kontakt gebracht werden.
-
Die bei der Herstellung der Katalysatorvorstufe
verwendete Silberverbindung ist nicht kritisch. Typisch umfasst
die Herstellung der Katalysatorvorstufe das Imprägnieren des Trägermaterials
mit der Lösung
einer Silberverbindung in Wasser, einem Alkohol, einem Glycolether
oder einer Mischung davon. Beispielhafte Verbindungen sind Silbernitrat,
Silberoxalat, Silberacetat und dergleichen. Der Fachmann weiß, dass
bestimmte organische Silberverbindungen den Zusatz von Ammoniak
oder einem Amin erfordern, um die organische Silberverbindung in
einem wässrigen
Medium löslich
zu machen; so wird die Verwendung solcher die Löslichkeit fördernden Zusätre bei
der Durchführung
der vorliegenden Erfindung in Betracht gezogen.
-
Die Katalysatoren können etwa
1 bis 30 Gew.-% Silber enthalten, berechnet als elementares oder
metallisches Silber und bezogen auf das Gesamtgewicht des aktiven
Katalysators. Die Beladungsmenge des Silbers auf dem Träger liegt
vorzugsweise im Bereich von etwa 2 bis 25 Gew.-%, am bevorzugtesten
von etwa 5 bis 20 Gew.-% elementarem Silber. Das Silber liegt typisch
in Form von gleichmäßig verteilten,
dis kontinuierlichen, haftenden, im wesentlichen halbkugelförmigen,
diskreten Teilchen mit einem im Wesentlichen gleichmäßigen Durchmesser
von etwa 0,1 bis 5,0 μm
vor. Katalysatoren, die Silberteilchen von unter etwa 0,1 μm tragen,
ergeben schlechte Katalyseergebnisse, während Silberteilchen, die größer als
5,0 μm sind,
nicht als gleichmäßig beabstandete,
diskontinuierliche Teilchen erscheinen, sondern scheinbar eine kontinuierliche Schicht
aus miteinander verwachsenen Kristallen ergeben, was dazu führt, das
der Katalysator aufgrund des Verlustes an Silberoberfläche eine
schlechtere Aktivität
zeigt.
-
Die chemische Form der Modifikationsmittelkomponente
der fertigen Katalysatoren ist nicht bekannt. Höchstwahrscheinlich wandelt
die Wärme-
und/oder Wasserstoff-Behandlung, welcher der imprägnierte
Träger
bei der Reduktion der Silbersalze zu metallischem Silber unterzogen
wird, die Modifikationsmittelverbindungen oder -salze jedoch in
eine Oxid-, eine oxidische oder Halogenid-Verbindung um. Die Menge
der Modifikationsmittelverbindung, die auf dem Katalysatorträger vorliegt,
wird hierin als Gewichtsprozent Modifikationsmittelelement und nicht
Modifikationsmittelverbindung, bezogen auf das Gesamtgewicht des
Katalysators, ausgedrückt.
-
Die Menge des Modifikationsmittelelements,
die auf der Katalysatoroberfläche
vorliegt, kann erheblich variieren, beispielsweise abhängig vom
speziell verwendeten Trägermaterial
und/oder seiner Oberfläche
und der Menge des Silbers auf dem Katalysator. Im Allgemeinen liegt
die Menge des Modifikationsmittelelements auf dem aktiven Katalysator
im Bereich von etwa 10 bis 5 000 Teile pro Million (ppm bezüglich Gewicht),
bezogen auf das Gesamtgewicht des aktiven Katalysators. Die Konzentration
des Modifikationsmittels liegt vorzugsweise im Bereich von etwa
20 bis 3 000 ppm, wobei Mengen im Bereich von etwa 50 bis 1600 ppm
(gleicher Bezug) besonders bevorzugt sind. Bei dem Modifikationsmittelelement
handelt es sich vorzugsweise um Cäsium, Rubidium oder Thallium.
Normalerweise liegt das Silber : Modifikationsmittel-Gewichtsverhältnis der fertigen
oder aktiven Katalysatoren im Bereich von etwa 50 : 1 bis 4000 :
1, vorzugsweise im Bereich von etwa 100 : 1 bis 2500 : 1 und am
bevorzugtesten im Bereich von etwa 100 : 1 bis 2000 : 1.
-
Silber und das Modifikationsmittel
sind normalerweise die einzigen aktiven Bestandteile, die den Trägermaterialien
in katalytisch wirksamen Mengen hinzugefügt werden. Es ist jedoch nicht
ungewöhnlich,
dass erhebliche Mengen, häufig
bis zu etwa 10 000 ppm bezüglich
Gewicht, an Alkalimetall (üblicherweise
Kalium) innerhalb des porösen
Träger
vorhanden sind, und zwar (1) aufgrund der Verwendung von Trägermaterialien, die
natürlich
vorkommende Alkalimetalle enthalten, oder (2) aufgrund der Zugabe
von Alkalimetall bei der Herstellung des Trägers. Diese Mengen an Alkalimetall,
die in nicht-auslaugbarer Form im Träger und nicht auf der Oberfläche vorhanden
sind, scheinen nicht zur Leistung der Katalysatoren beizutragen.
-
Die Katalysatorvorstufe, die ein
Katalysator-Trägermaterial
umfasst, auf dem die Silber- und Modifikationsmittelverbindung abgeschieden
sind, wie oben beschrieben, wird dadurch in einen aktiven Katalysator umgewandelt,
daß man
nach dem fakultativen Kalzinierungsschritt die Vorstufe bei einer
Temperatur von etwa 170 bis 600°C
in einen innigen Kontakt mit einem Gas bringt, das (i) Wasserstoff
oder (ii) ein inertes Gas umfasst, welches mindestens etwa 4 Vol.-%
Wasserstoff enthält,
wodurch die Silberverbindung zu elementarem Silber reduziert wird
und die Thalliummetallverbindung vermutlich in ein Oxid und/oder
Hydroxid umgewandelt wird. Die speziellen Bedingungen, die bei der
Hochtemperatur-Wasserstoffbehandlung angewendet werden, können erheblich
variieren, da die Wasserstoffkonzentration und -temperatur ebenso
wie die Kontaktzeiten voneinander abhängen. Wenn die Katalysatorvorstufe
andererseits eine organische Silberverbindung wie ein mit Amin solubilisiertes
Silberoxalat umfasst, kann die Katalysatorvorstufe durch thermische
Zersetrung an Luft bei Temperaturen von etwa 150 bis 300°C in den
aktiven Zustand umgewandelt werden. Eine solche thermischer Zersetrung
erfordert die Erwärmung
des Katalysatorvorstufe bei einer Temperatur und über einen
Zeitraum, die ausreichen, um das organische Silbersalz völlig zu
metallischem Silber zu reduzieren.
-
Die Olefinreaktanten, die in dem
Verfahren verwendet werden können,
schließen
Norbornen, Norbornadien und Olefine mit der allgemeinen Formel
ein, in der R
1 Wasserstoff
oder Alkyl ist und R
2 eine Arylgruppe, eine
tertiäre
Alkylgruppe, wie Tertiärbutyl,
Tertiäramyl
oder Tertiäroctyl
oder eine Gruppe mit der Formel
ist, mit der Maßgabe, dass
R
1 keine Wasserstoffatome in einer zu der
ethylenischen Unsättigung
allylischen Position aufweist, d. h. zu der bzw. den >C==C<-Gruppe(n). Bei
den durch R
1 dargestellten Alkylgruppen
kann es sich um unsubstituiertes oder substituiertes Alkyl mit bis
zu etwa 12 Kohlenstoffatomen handeln. Solche Alkylgruppen sind vorzugsweise
unsubstituiertes Alkyl bis zu etwa 4 Kohlenstoffatomen. Wenn der
Reaktant ein Olefin mit der Formel
ist, können die Substituenten R
1 gleich oder verschieden sein. Bei den durch
R
2 dargestellten Arylgruppen kann es sich
um unsubstituiertes oder substituiertes carbocyclisches Aryl mit
6 bis 10 Kohlenstoffatomen handeln, z. B. um unsubstituierte und
substituierte Phenyl- und Naphthylreste. Beispiele für die Substituenten,
die an den Arylgruppen vorhanden sein können, schließen Alkyl
mit bis zu etwa 4 Kohlenstoffatomen, Alkoxy mit bis zu etwa 4 Kohlenstoffatomen,
Halogen, wie Chlor und Brom, Hydroxy, Vinyl und dergleichen ein.
-
Die Epoxide, die aus den Olefinen
der Formel (I) gemäß dem hierin
beschriebenen Epoxidierungsverfahren erzeugt werden, weisen die
allgemeine Formel
auf, in der R
1 und
R
2 wie oben definiert sind. Das durch unsere
Erfindung bereitgestellte Verfahren ist besonders für die selektive
Monoepoxidierung von Butadien zu 3,4-Epoxy-1-buten geeignet.
-
Unser neues Verfahren kann bei einer
Temperatur im Bereich von etwa 175 bis 230°C durchgeführt werden, wobei der Bereich
von 185 bis 225°C
besonders bevorzugt ist. Der Druck in der Epoxidierungzone kann
im Bereich von etwa 0,5 bis 20 bar absolut (bara), vorzugsweise
von etwa 1 bis 10 bara liegen. Es ist offensichtlich, dass die spezielle
Kombination von Temperatur und Druck so gewählt wird, dass alle Komponenten
der Beschickung in die Epoxidierungzone im gasförmigen Zustand gehalten werden.
Wie bereits erwähnt,
besteht einer der Vorteile, die von der vorliegenden Erfindung bereitgestellt
werden, darin, dass das Epoxidierungsverfahren im kommerziellen
Maßstab
bei Drücken
durchgeführt
werden kann, die höher
sind als diejenigen, die bisher eingesetzt wurden.
-
Das inerte Verdünnungsmittel, das im vorliegenden
Verfahren verwendet werden kann, kann aus Helium, Stickstoff und
Paraffinkohlenwasserstoffen, wie geradkettigen und verzweigten Alkanen,
die bis zu 6 Kohlenstoffatome enthalten, z. B. Methan, Ethan, Propan,
Butan, Isobutan, Pentan und Hexan, ausgewählt werden.
-
Die Vorteile und der Nutzen, die
von der vorliegenden Erfindung bereitgestellt werden, können erreicht werden,
indem man ein Gas, das etwa 3 bis 30 Mol% des Olefinreaktanten,
etwa 3 bis 30 Mol% Sauerstoff und etwa 40 bis 90 Mol% eines Paraffinkohlenwasserstoffs,
der 1 bis 6 Kohlenstoffatome enthält, wobei das Sauerstoff Paraffinkohlenwasserstoff-Molverhältnis im
Bereich von etwa 0,03 : 1 bis 0,75 : 1 liegt, und 2 bis 2 000 ppmv
Ammoniak und/oder Amin, vorzugsweise etwa 20 bis 500 ppmv Ammoniak
umfasst, in die Epoxidierungszone einspeist. Normalerweise enthält das Beschickungsgas
auch insgesamt etwa 1 bis 10 Mol% andere Komponenten, wie Wasser,
Kohlendioxid, Argon und rückgeführtes Epoxidprodukt.
Bis zu etwa 10 Mol% der inerten Verdünnungsmittel-Komponente des
Beschickungsgases können
aus einem oder mehreren anderen inerten Gasen, beispielsweise Argon,
Methan und Stickstoff, bestehen. Das Beschickungsgas für unser
neues kontinuierliches Verfahren umfasst vorzugsweise (1) etwa 5
bis 25 Mol% Olefinreaktanten, (2) etwa 5 bis 25 Mol% Sauerstoff,
(3) etwa 40 bis 80 Mol% Paraffinkohlenwasserstoff, der 1 bis 6 Kohlenstoffatome
aufweist, (4) 20 bis 500 ppmv Ammoniak und/oder Amin und (5) insgesamt
etwa 0 bis 10 Mol% andere Komponenten, die aus Wasser, Kohlendioxid,
Argon und rückgeführtem Epoxidprodukt
ausgewählt
sind.
-
Die Selektivität unseres neuen Epoxidierungverfahrens
kann erhöht
werden, wenn man das Verfahren in Anwesenheit eines Halogenid-,
typisch Chloridions, durchführt.
Halogenidionen können
unter Verwendung eines Halogenid- (Chlorid-) Salzes des bei der
Herstellung der Katalysatoren verwendeten Modifikationsmittels in
das Verfahren eingebracht werden. Alternativ können die Halogenidionen zum
Teil oder ganz durch Einschluss eines oder mehrerer organischer
Halogenide in die Gasbeschickung in das Verfahren eingebracht werden,
z. B. in einer Konzentration von etwa 1 bis 40 ppm. Beispiele für solche
organischen Halogenide umfassen Verbindungen mit der Formel R3X, worin R3 eine
Kohlenwasserstoffgruppe oder eine halogenierte Kohlenwasserstoffgruppe
mit bis zu 8 Kohlenstoffatomen ist und X ein Halogenatom, vorzugsweise
Chlor oder Brom, ist, und worin R3 mindestens
ein Wasserstoffatom enthält,
das ausreichend sauer ist, um R3X in die
Lage zu versetzen, unter den Reaktionsbedingungen eine Dehydrohalogenierung
einzugehen. Beispiele für
organische Halogenide umfassen Cl-Verbindungen, wie
Methylchlorid, Methylbromid, Methylenchlorid, Methylenbromid, Chloroform
und Bromoform und dergleichen; C2-Verbindungen,
wie Ethylchlorid, Ethylbromid, Dichlorethan, Dibromethan, Vinylchlorid,
Dichlorethylen, Trichlorethylen und dergleichen; C3-Verbindungen,
wie Dichlorpropan, Dibrompropan, Dichlorpropen, Dibrompropen und
dergleichen; C4-Verbindungen, wie Chlorbutan,
Brombutan, Dichlorbutan, Dibrombutan, Chlorbuten, Brombuten, Dichlorbuten,
Dibrombuten und dergleichen; C5-Verbindungen,
wie Mono-, Di-, Tri-, Tetra- und Pentachlorpentan oder -penten,
Mono-, Di-, Tri-, Tetra- und Pentabrompentan oder -penten, Cyclopentylchlorid,
Cyclopentylbromid und dergleichen; C6-Verbindungen,
wie Mono-, Di-, Tri-, Tetra-, Penta- und Hexachlorhexan oder -hexen, Mono-,
Di-, Tri-, Tetra-, Penta- und Hexabromhexan oder -hexen, Cyclohexylchlorid,
Cyclohexylbromid, Chlorbenzol, Brombenzol und dergleichen; C7-Verbindungen, wie Chlortoluol, Bromtoluol
Benzylchlorid, Benzylbromid, Mono-, Di-, Tri-, Tetra-, Penta-, Hexa-
und Heptachlorheptan oder -hepten, Mono-, Di-, Tri-, Tetra-, Penta-,
Hexa- und Heptabromheptan oder -hepten, Chlorcycloheptan, Bromcycloheptan
und dergleichen; C8-Verbindungen, wie Mono-,
Di-, Tri-, Tetra-, Penta-, Hexa-, Hepta- und Octachloroctan oder
-orten, Mono-, Di-, Tri-, Tetra-, Penta-, Hexa-, Hepta- und Octabromoctan
oder -orten und dergleichen; sowie Mischungen von irgend zwei oder
mehr derselben.
-
Das organische Halogenid kann auf
verschiedene Weise in die Oxidationsreaktionszone eingebracht werden.
Beispielsweise kann es mit dem zu oxidierenden Olefin und/oder dem
sauerstoffhaltigen Gas vor dem Kontakt mit dem Katalysator gemischt
werden, oder das organische Halogenid kann getrennt vom Beschickungsolefin
und/oder dem sauerstoffhaltigen Gas in die Reaktionszone eingeführt werden.
Die Konzentration des organischen Halogenids in der Beschickung
zu der Epoxidierungzone liegt vorzugsweise bei etwa 2 bis 20 Volumenteilen
pro Million (ppmv). Dichlorethan und Chlorbutan sind die bevorzugten
organischen Halogenide.
-
Der Zusatz eines stickstoffhaltigen
basischen Materials zur Beschickung in den Reaktor trägt auch dazu
bei, den Verlust von EpB an Butandiole im Gewinnungsabschnitt des
Verfahrens zu vermindern. Das Einbringen einer Base in den Gewinnungsabschnitt
eines EpB-Verfahrens ist im US-Patent Nr. 5,756,779 beschrieben.
Unsere Erfindung erläutert
somit weiter die Verfahren des Zusatres einer Base in dem Gewinnungsabschnitt.
Tatsächlich
sorgt der Zusatz von Ammoniak und/oder Amin zur Reaktorbeschickung
für einen
ausgezeichneten Kontakt mit den sauren Komponenten im gasförmigen Produktstrom
und reduziert so die Diolbildung bis auf ein sehr geringes Maß und verringert
oder eliminiert auch die Notwendigkeit der Einbringung eines Alkalimetallbasenmaterials
in den Gewinnungsabschnitt.
-
Beispiele
-
Das neue Verfahren der vorliegenden
Erfindung wird weiter durch die folgenden Beispiele erläutert. Solange
nichts anderes angegeben ist, umfasste der in den Beispielen verwendete
Epoxidierungskatalysator einen gesinterten Aluminiumoxid-Träger in Form
von Teilchen mit Durchmessern im Bereich von 0,7 bis 1 cm, auf denen
12 Gew.-% Silber und 1250 Gewichtsteile pro Million (ppmw) Cäsium abgeschieden
waren. Diese Katalysatoren wurden gemäß bekannten Verfahren durch
Imprägnieren
des Trägermaterials
mit Lösungen
eines Silberaminsalzes und von Cäsiumnitrat,
gefolgt von einer thermischen Zersetrungs/Reduktions-Behandlung
in Anwesenheit eines sauerstoffhaltigen Gases, hergestellt, durch
welche das Silbersalz in Silbermetall überführt wurde.
-
Die Katalysatorleistung wurde gemessen,
nachdem mit jeder Kombination von Verfahrensbedingungen ein Fließgleichgewicht
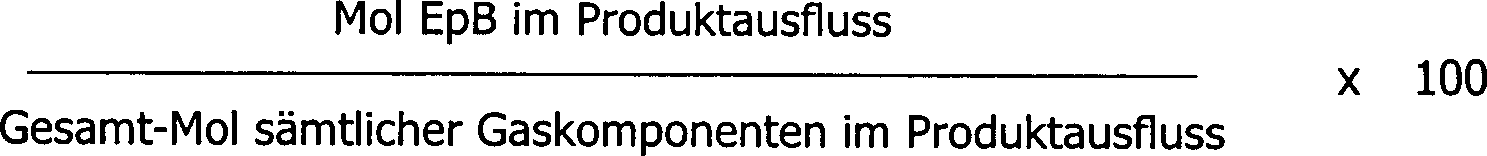
erreicht worden war. Die katalytische Aktivität wird in Molprozenz EpB (Mol%
EpB) im Reaktorausfluss ausgedrückt,
wobei Mol% EpB definiert ist als
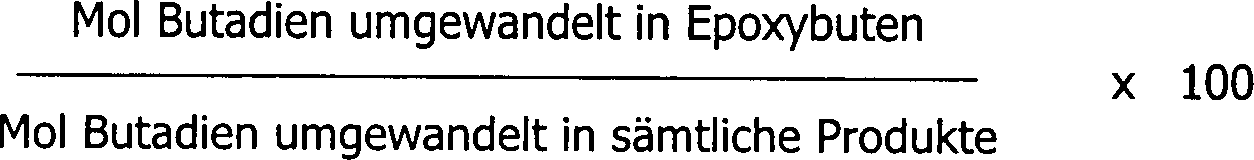
und die Selektivität die prozentuale
Selektivität
für Epoxybuten
ist und als
definiert ist.
-
Die katalytische Aktivität kann auch
als die prozentuale Umwandlung des Butadiens im Beschickungsstrom
in sämtliche
Produkte ausgedrückt
werden:
-
Vergleichsbeispiel 1
-
Das Vergleichsbeispiel 1 und die
Beispiele 1–3
wurden in einem Reaktor ausgeführt,
der einen Edelstahl-Rohrreaktor mit einer Länge von 45,7 cm (18 Inch),
einem Außendurchmesser
von 9,5 mm (0,375 Inch) und einem Innendurchmesser von 7,75 mm (0,305
Inch) umfasste. Der Reaktor war mit einer Messinghülle mit einem
Durchmesser von 25,4 mm (1 Inch) ummantelt, um ein ungefähr isothermes
Katalysatortemperaturprofil aufrechtruerhalten. Ein einstellbarer
Temperaturmess-Stutren war in das Katalysatorbett eingeführt. Der
Katalysator (12,24 g) wurde in den Reaktor geladen und 2 Stunden
lang bei 250°C
in situ im Luftstrom erwärmt. Dann
wurde die Temperatur auf 180°C
gesenkt, und der Katalysator wurde in einem Gasstrom von 10 ppm 2-Chlorbutan
in n-Butan über
einen Zeitraum von 30 Minuten "vorchloridiert". Der Temperaturmess-Stutren bestätigte ein
fast isothermes Bettprofil über
die Länge
des Katalysatorbetts von 30,5 cm (12 Inch). Dann wurde mit der Epoxidierung
von Butadien begonnen, indem man einen gasförmigen Beschickungsstrom, der
aus 9% (Mol) Butadien und 18% (Mol) Sauerstoff und zum übrigen Teil
aus Propan-Verdünnungsmittel
bestand, das 2–3
ppmv 2-Chlorbutan enthielt, bei einem Gesamtdruck von etwa 1 bara
(15 Pfund pro Quadratinch absolut - psia) in den Reaktor/Katalysator
einspeiste. Die Reaktionstemperatur wurde über einen Zeitraum von 20 Stunden
von 180 auf 200°C
erhöht.
Die Katalysatorleistung wurde während
des gesamten Ansatzes alle zwei Stunden anhand einer in-line-Gasprobenentnahmeschleife überwacht,
welche eine Gasprobe in eine Poraplot Q-Gaschromatographiesäule einspritzte, die in einem
Hewlett Packard 5890 Series-Gaschromatographen
installiert war. Das Epoxidierungverfahren wurde 20 Stunden lang
unter den beschriebenen Bedingungen durchgeführt und wurde dann weitere
190 Stun den unter den folgenden Bedingungen der Temperatur (°C) und des Gesamtdruckes
(bara und psia) durchgeführt.
-
-
Die Strömungsgeschwindigkeit des Beschickungsgases
wurde bei jeder Kombination von Betriebsbedingungen so eingestellt,
daß eine
Kontakt- oder Verweildauer im Reaktor von 1,6–1,7 Sekunden aufrechterhalten
wurde, was einer stündlichen
Gasraumgeschwindigkeit (GHSV) von 2250 h–1 entspricht.
Nach dem Abschluss der Bewertungen nach 210 stündigem Betrieb wurde das Beschickungsgas
durch einen Heliumstrom ersetzt, und der Katalysator und der Reaktor
wurden auf Raumtemperatur abgekühlt.
In den letzten 141–210 Betriebsstunden
betrug die katalytische Aktivität
2,14% (Mol) EpB bei einer Selektivität für EpB von 84,3%, was einer
Butadienumwandlung von 28,3% entspricht.
-
Der Katalysator, der in erheblichem
Umfang mit organischem Fouling überzogen
war, wurde vorsichtig entfernt und dann gewogen. Der Katalysator
plus Fouling (plus sehr geringen Mengen an inertem Vorerwärmungsmaterial,
die von dem erschöpften
Katalysator nicht getrennt werden konnten) wurde in ein zweites
Kalzinierungsrohr gegeben, über
einen Zeitraum von 2 Stunden im Luftstrom auf 500°C erwärmt und
dann abgekühlt.
Der Katalysator wurde auf Raumtemperatur abgekühlt und dann gewogen. Der Katalysator,
der vor der Kalzinierung 13 328 9 gewogen hatte, wog nach der Kalzinierung
12 610 g. Somit hatte der Katalysator während der Umsetzung 0,718 g
Fouling aufgenommen, oder der Gewichtszuwachs entsprach 5,69% des
Anfangsgewichts. Es ist offensichtlich, dass ein Katalysatorfouling
dieser Größenordnung
bei längeren
Betriebszeiten eine kurze Lebensdauer des Katalysators zur Folge
hat.
-
Die katalytische Aktivität unter
Fließgleichgewichts-Reaktionsbedingungen
für jede
Kombination von Reaktionsbedingungen, die im Vergleichsbeispiel
1 angewendet wurden, ist in Tabelle I zusammengefasst, worin Temp
die Reaktortemperatur in °C
ist und Druck der Reaktordruck in bara ist. Die Umwandlung und die
Selektivität
sind in Prozent ausgedrückt.
-
-
BEISPIEL I
-
Das Vergleichsbeispiel 1 wurde wiederholt,
außer
dass nach 20 Stunden Betrieb (als der Reaktordruck auf 4,14 bara
erhöht
worden war) dem gasförmigen
Beschickungsstrom 50 ppmv Ammoniak zugesetzt wurden. Die 50 ppm
Ammoniak im Beschickungsstrom wurden während der restlichen Butadienepoxidierung
beibehalten, wobei das gleiche Reaktionsprotokoll verwendet wurde,
das in Vergleichsbeispiel 1 im einzelnen angegeben ist. Am Schluss
des Versuchs wurde der Katalysator aus dem Rohrreaktor entfernt.
Der Katalysator zeigte keine sichtbaren Zeichen von organischem
Fouling, und als er dem im Vergleichsbeispiel 1 beschriebenen Kalzinierungsverfahren
unterzogen wurde, wurde festgestellt, dass der Prozentsatz an auf
dem Katalysator vorhandenem organischem Fouling 0,40% des aus dem
Reaktor entfernten Katalysators betrug. Die Katalysatorleistung
bei der jeweiligen Reaktionsbedingung der Temperatur und des Drucks
ist in der nachstehenden Tabelle II zusammengefasst. TABELLE
II
-
BEISPIEL 2
-
Das Vergleichsbeispiel 1 wurde wiederholt,
außer
dass dem gasförmigen
Beschickungsstrom 100 ppm Ammoniak zugesetzt wurden, als der Reaktordruck
nach einem Betrieb von 20 Stunden auf 4,14 bara erhöht worden
war. Am Ende des 210 stündigen
Betriebs wurde der Katalysator aus dem Reaktor entfernt, und die
Menge an organischem Fouling wurde wie im Vergleichsbeispiel 1 beschrieben
bestimmt. Es wurde festgestellt, daß der Prozentsatz des organischen
Foulings des aus dem Reaktor entfernten Katalysators 0,17% betrug.
Die Katalysatorleistung bei ausgewählten Reaktionsbedingungen
der Temperatur und des Drucks ist in Tabelle III zusammengefasst.
-
-
BEISPIEL 3
-
Das Vergleichsbeispiel 1 wurde wiederholt,
außer
dass dem gasförmigen
Beschickungsstrom 250 ppm Ammoniak zugesetzt wurden, nachdem der
Reaktordruck nach 20 Stunden Betrieb auf 4,14 bara erhöht worden
war. Am Ende des 210 stündigen
Betriebs wurde der Katalysator aus dem Reaktor entfernt, und die Menge
an organischem Fouling wurde wie im Vergleichsbeispiel 1 beschrieben
bestimmt. Es wurde bestimmt, dass der Prozentsatz an organischem
Fouling des aus dem Reaktor entfernten Katalysators 0,50% betrug.
Die Katalysatorleistung bei ausgewählten Reaktionsbedingungen
der Temperatur und des Drucks ist in Tabelle IV zusammengefasst.
TABELLE
IV
-
Die im Vergleichsbeispiel 1 und in
den Beispielen 1–3
erzielten Ergebnisse zeigen, dass ppm-Mengen von Ammoniak, einer
einfachen chemischen Gasphasen-Base, das Ausmaß des Katalysatorfoulings durch
organische Rückstände sehr
wirksam verringern. Mengen, die so gering wie 50 ppm und so hoch
wie 250 ppm sind, sind im wesentlichen beim Verhindern des Aufbaus
von organischem Fouling im Reaktor gleich wirksam. Außerdem werden
die katalytische Aktivität
und Selektivität
für die
EpB-Bildung durch die Zugabe von NH3 im ppm-Bereich
zum Beschickungsstrom nicht negativ beeinflusst. Die Daten in den
Tabellen I–IV
beweisen, dass die katalytischen Aktivitäten durch die Zugabe dieser
Ammoniakmengen zum Reaktor-Beschickungsstrom erheblich gesteigert
werden.
-
BEISPIEL 4
-
Das Vergleichsbeispiel 1 wurde wiederholt,
außer
dass dem gasförmigen
Beschickungsstrom 15 ppm Ammoniak zugesetzt wurden, als der Reaktordruck
nach 20 Stunden Betrieb auf 4,14 bara erhöht wurde, und dass das Verfahren
bei 200 °C
und einem Gesamtdruck von 4,14 bara insgesamt 167 Stunden lang durchgeführt wurde.
Die katalytische Aktivität
lag unter diesen Bedingungen bei 1,05 Mol% EpB im Reaktorausfluss bei
einer Selektivität
von 89,8% EpB, was einer 13,0%-igen Butadien-Umwandlung entspricht.
Dieses Ergebnis zeigt an, dass schon bei so geringen Mengen wie
15 ppmv die Anwesenheit von Ammoniak im Beschickungsstrom zu einer
höheren
Aktivität
führt als
es der Fall ist, wenn kein Ammoniak in der Beschickung vorliegt.
Die Anwesenheit von 15 ppmv Ammoniak in der Reaktorbeschickung ergibt
eine 7%-ige Zunahme der katalytischen Aktivität im Vergleich zu der Katalysatoraktivität in dem
Fall, in dem kein Ammoniak in den Reaktor eingespeist wird.
-
BEISPIEL 5
-
Vergleichsbeispiel 1 wurde wiederholt,
außer
dass der Reaktordruck für
eine Betriebsdauer von insgesamt 217 Stunden bei etwa 1 bara (Umgebungsdruck)
gehalten wurde. Nach 217 Stunden Betrieb, als der Reaktordruck auf
4,14 Bar erhöht
wurde, wurden dem gasförmigen
Beschickungsstrom 100 ppmv Monomethylamin zugesetzt. Von diesem
Zeitpunkt an wurde das Verfahren unter Verwendung der gleichen Kombination
von Zeit, Temperatur und Druck durchgeführt, die in Vergleichsbeispiel
1 beschrieben sind, d.h. 20 Stunden bei 200°C und 4,14 bara, 30 Stunden
bei 205°C
und 7,24 bara, 70 Stunden bei 205°C
und 4,14 bara und 70 Stunden bei 205°C und 7,24 bara. Die katalytische
Aktivität
im Fließgleichgewicht
bei 210°C
und einem Druck von 7,24 bara betrug 2,77 Mol% EpB bei einer Selektivität von 82,8%,
was einer 37,1%-igen Butadien-Umwandlung
entspricht. Die Menge an organischem Fouling wurde entsprechend
dem in Vergleichsbeispiel 1 beschriebenen Verfahren bestimmt. Es
wurde festgestellt, dass der Prozentsatz an organischem Fouling
des aus dem Reaktor entfernten Katalysators 0,70% betrug.
-
Die in Beispiel 4 erhaltenen Ergebnisse
zeigen, dass substituierte Aminverbindungen beim Senken des Ausmaßes an organischem
Fouling, das während
des Betriebs bei hohen Drücken
und Temperaturen erzeugt wird, sehr wirksam sind und dass sie die
Leistung des modifizierten Silberkatalysators nicht negativ beeinflussen.
Tatsächlich
zeigt ein Vergleich mit den entsprechenden Daten in Tabelle I, dass
die katalytische Aktivität
in Anwesenheit von 100 ppmv Monomethylamin etwa 29% höher ist.
-
VERGLEICHSBEISPIEL 2
-
Die Butadienepoxidierung wurde in
einer kontinuierlichen Epoxidierungseinheit im Pilot-Maßstab durchgeführt, wobei
die Materialien analog zum im Verfahrens-Flussdiagramm des US-Patents
Nr. 5,312,931 dargestellten Produktionssystem in den Epoxidierungsreaktor
zurückgeführt wurden.
Der verwendete Epoxidierungskatalysator war dem in den vorherigen
Beispielen ähnlich,
d.h. ein Silberkatalysator auf Aluminiumoxid-Träger, der 12 Gewichtsprozent
Silber und 700 Gewichtseile pro Million Cäsium enthielt. Der Reaktor
war ein 6,4 Meter-Stahlrohr mit einem Innendurchmesser von 4,1 cm.
Die Reaktortemperatur wurde durch Erzeugen von Dampf in einer Stahlummantelung
mit einem Durchmesser von 10 cm gesteuert. Ein Gas, das 60–70% Butan,
9–10%
Butadien, 18% Sauerstoff, 1,5–2%
Wasser, 8–16%
Argon/Stickstoff/Methan und 3 bis 5 ppmv 2-Chlorbutan umfasste,
wurde mit einer Geschwindigkeit von 175 Standardlitern/Minute (SLM)
in den Reaktor eingespeist.
-
Die maximale Reaktortemperatur wurde über die
Reaktionsdauer zwischen 213-215°C gehalten.
Der Reaktionsdruck lag bei 2,9 bara (42 psia) am oberen Ende des
Reaktors und 1,24 bara (18 psia) am Boden des Abwärtsströmungs-Reaktors.
Eine Online-Reaktionsanalyse
wurde mit Hilfe der In-line-Gaschromatographie-Analyse eines kleinen
Seitenstroms (typischerweise 100 cm3/Minute)
des Gesamtstroms von insgesamt 175 SLM durch den Reaktor durchgeführt. Eine
Reaktionsanalyse wurde auch durch die Abtrennung und Reinigung des
EpB-Produkts durchgeführt.
Somit konnte die Katalysatorleistung als kg EpB bestimmt werden,
die im Lauf des Experiments pro Liter Katalysatorvolumen produziert
wurden. Das Verfahren wurde 114 Tage lang betrieben und produzierte
205 Kilogramm EpB pro Liter Katalysator. Während einer 8-wöchigen Betriebsdauer betrug
die EpB-Produktionsrate 0,096 kg EpB pro Liter Katalysator-Stunde
(6 Pfund EpB pro Kubikfuß Katalysator-Stunde).
-
Im Anschluss an die Beendigung dieses
Versuchs wurde der Katalysator, der aufgrund der Ansammlung von
organischem Fouling nur sehr schwer aus dem Rohrreaktor entfernt
werden konnte, durch eine Aschenanalyse untersucht. Die Aschenanalyse
wurde durchgeführt,
um das Ausmaß des
Foulings, das auf dem Katalysator stattfand, zu bestimmen. Die Daten
der Aschenanalyse zeigen den Prozentsatz der ursprünglichen
Probe an, der nach einer Kalzinierung bei hoher Temperatur in einem
Hochtemperatur-Muffelofen übriggeblieben
war. Die Analyse zeigte nach der Veraschung 93,1% Probenrückstand,
während
die Aschenanalyse der frischen Probe eines ungebrauchten Katalysator
einen 99,9%-igen Rückstand
ergab. So waren etwa 6,8 Gew.-% der Probe bei der Kalzinierung verloren
gegangen. Dieser Gewichtsverlust steht für die Menge an Aufbau von organischem
Fouling auf der Oberfläche
des Katalysators im Verlauf des 114 Tage dauernden Versuchs.
-
BEISPIEL 6
-
Vergleichsbeispiel 2 wurde wiederholt,
außer
dass dem gasförmigen
Beschickungsstrom 10–15
ppmv Ammoniak zugesetzt wurden und das Experiment über einen
Zeitraum von 103 Tagen durchgeführt
wurde, wodurch 269 kg EpB pro Liter Katalysatorvolumen erzeugt wurden.
Bei einer Betriebsdauer von 8 Wochen lag die EpB-Produktionsrate bei durchschnittlich
0,104 kg EpB pro Liter Katalysator-Stunde (6,5 Pfund EpB pro Kubikfuß Katalysator-Stunde).
Dies stellt eine Zunahme von über
8% dar, wenn NH3 in Mengen, die so gering waren
wie 10–15
ppmv des gesamten Stroms zum Reaktor, zugesetzt wurde.
-
Am Schluss des 103-tägigen Versuchs
konnte der Katalysator leicht aus dem Reaktor entfernt werden. Die
Aschenanalyse des gebrauchten Katalysators ergab eine Gewichtsbeibehaltug
von 98,2%, was darauf hinweist, dass das organische Fouling etwa
1,7% des Katalysatorgewichts ausmachte. Dies ist eine wesentlich niedrigere
Menge an Fouling als diejenige, die im Vergleichsbeispiel 2 gebildet
wurde, obwohl die EpB-Produktion
pro Liter Katalysator viel höher
war (269 gegenüber
205 kg EpB), wenn dem Beschickungsstrom 10–15 ppm Ammoniak zugesetzt
wurden.
-
Die Ergebnisse im Vergleichsbeispiel
2 und Beispiel 6 zeigen wiederum, dass ppm-Mengen von Ammoniak oder Amin in der
Gasphasen-Beschickungszusammensetrung das Ausmaß der Bildung von organischem
Fouling stark vermindern, wodurch die nützliche Lebensdauer des Katalysators
stark erhöht
wird, während
die EpB-Bildung nicht negativ beeinflusst wird. Weiterhin kann der
Katalysator wesentlich leichter entfernt werden, wenn der Beschickungsstrom-Zusammensetrung
Ammoniak und/oder Amine zugesetzt werden.
-
Das Vergleichsbeispiel 2 und das
Beispiel 6 verdeutlichen auch den Nutzen der Zugabe einer basischen
Verbindung zum Gewinnungsverfahren. Der Verlust zu Diol im Vergleichsbeispiel
2 betrug 11 g pro kg EpB, wenn dem Gewinnungsverfahren wässriges
Kaliumbicarbonat zugesetzt wurde. Der Verlust zu Diol wurde in Beispiel
6 auf 1,4 g pro kg erzeugtes EpB verringert, als Ammoniak in der
Beschickung zu dem Reaktor vorhanden war. (Die Beispiele ds US-Patents
Nr. 5,756,779 zeigen, dass der Verlust zu Diol etwa 50 g pro kg EpB
beträgt,
wenn dem Gewinnungsabschnitt des Verfahrens kein basisches Material
zugesetzt wird.) So sorgt die Zugabe von Ammoniak zur gasförmigen Beschickung
in das Gewinnungsverfahren für
ein inniges Mischen der sauren Komponenten und verringert erheblich
die Hydrolyse von EpB zu Butandiolen.
-
VERGLEICHSBEISPIEL 3
-
Das Vergleichsbeispiel 3 und die
Beispiele 7–10
wurden in einem Reaktor ausgeführt,
der einen Edelstahl-Rohrreaktor mit einer Länge von 45,7 cm (18 Inch),
einem Außendurchmesser
von 6,35 mm (0,25 Inch) und einem Innendurchmesser von 4,83 mm (0,19
Inch) umfasste. Der Reaktor war mit einer Messinghülle mit einem
Durchmesser von 25,4 mm (1 Inch) ummantelt, um ein ungefähr isothermes
Katalysatortemperaturprofil aufrechtruerhalten. Ein einstellbarer
Temperaturmess-Stutzen war in das Katalysatorbett eingeführt. Der
Katalysator (5,75 g) wurde in den Reaktor geladen und in situ 2
Stunden lang bei 250°C
im Luftstrom erwärmt.
Dann wurde die Temperatur auf 225°C
gesenkt, und der Katalysator wurde in einem Gasstrom von 10 ppm
2-Chlorbutan in n-Butan über
einen Zeitraum von 4 Stunden "vorchloridiert". Der Temperaturmess-Stutzen
bestätigte ein
fast isothermes Bettprofil über
die Länge
des Katalysatorbetts von 30,5 cm (12 Inch). Dann wurde mit der Epoxidierung
von Butadien begonnen, indem man bei einem Gesamtdruck von ungefähr 1 bara
(15 psia) und einem Gesamtdurchsatz von 310 cm3 (STD)
pro Minute einen gasförmigen
Beschickungsstrom in den Reaktor/Katalysator einspeiste, der aus
9 % (Mol) Butadien und 18% (Mol) Sauerstoff und zum übrigen Teil
aus n-Butan-Verdünnungsmittel
bestand, das 2–3
ppm 2-Chlorbutan enthielt. Die Temperatur des Katalysatorbetts wurde über einen
Zeitraum von etwa 50 Stunden Gesamt-Verfahrensdauer beibehalten.
Das Fließgleichgewicht
wurde nach einem Betrieb von etwa 20–25 Stunden erreicht. Die Katalysatorleistung
wurde mittels einer In-line-Gaschromatographie-Analyse mit Hilfe
einer Gasprobenentnahmeschleife überwacht,
die mit einem Hewlett-Packard 5890 Series-Gaschromatographen verbunden
war. Die katalytische Aktivität
im Fließgleichgewicht
betrug 2,14 Mol% EPB bei einer Selektivität von 92,2%.
-
BEISPIELE 7-10
-
Das im Vergleichsbeispiel 3 beschriebene
Verfahren wurde wiederholt, außer
dass nach ungefähr
20 Betriebsstunden dem gasförmigen
Beschickungsstrom entweder Ammoniak, Monomethylamin (MMA), Dimethylamin
(DMA) oder Diethylamin (DEA) zugesetzt wurde, während die Sauerstoff-, Butadien-
und n-Butan-Konzentration gleich blieben. Jedes dieser Alkylamine
wurde nach 20 Stunden Online-Betrieb dem gasförmigen Beschickungsstrom in
einer Konzentration von 300 ppmv zugesetzt. Ammoniak wurde in schrittweise steigenden
Konzentrationen von 100, 300 und 500 ppmv zugegeben. Das Epoxidierungverfahren,
bei dem verschiedene Konzentrationen von Ammoniak oder einem Alkylamin
verwendet wurden, wurde 20–40
Stunden lang betrieben, um sicherzustellen, dass eine neue Fließgleichgewichts-Katalysatoraktivität für jede stickstoffhaltige
Base erreicht worden war. Nachdem jeweils das Fließgleichgewicht
erreicht worden war, wurde in allen Fällen bis auf einen der Einschluss
von Ammoniak oder Alkylamin in den gasförmigen Beschickungsstrom unterbrochen,
und dann wurde eine andere Fließgleichgewichts-Katalysatoraktivität (ohne
Ammoniak oder Alkylamin im Beschickungsstrom), die einen etwa 20–40-ständigen Betrieb
des Epoxidierungsverfahrens erforderte, eingestellt und gemessen.
Die katalytischen Aktivitäten
im Fließgleichgewichtsbetrieb
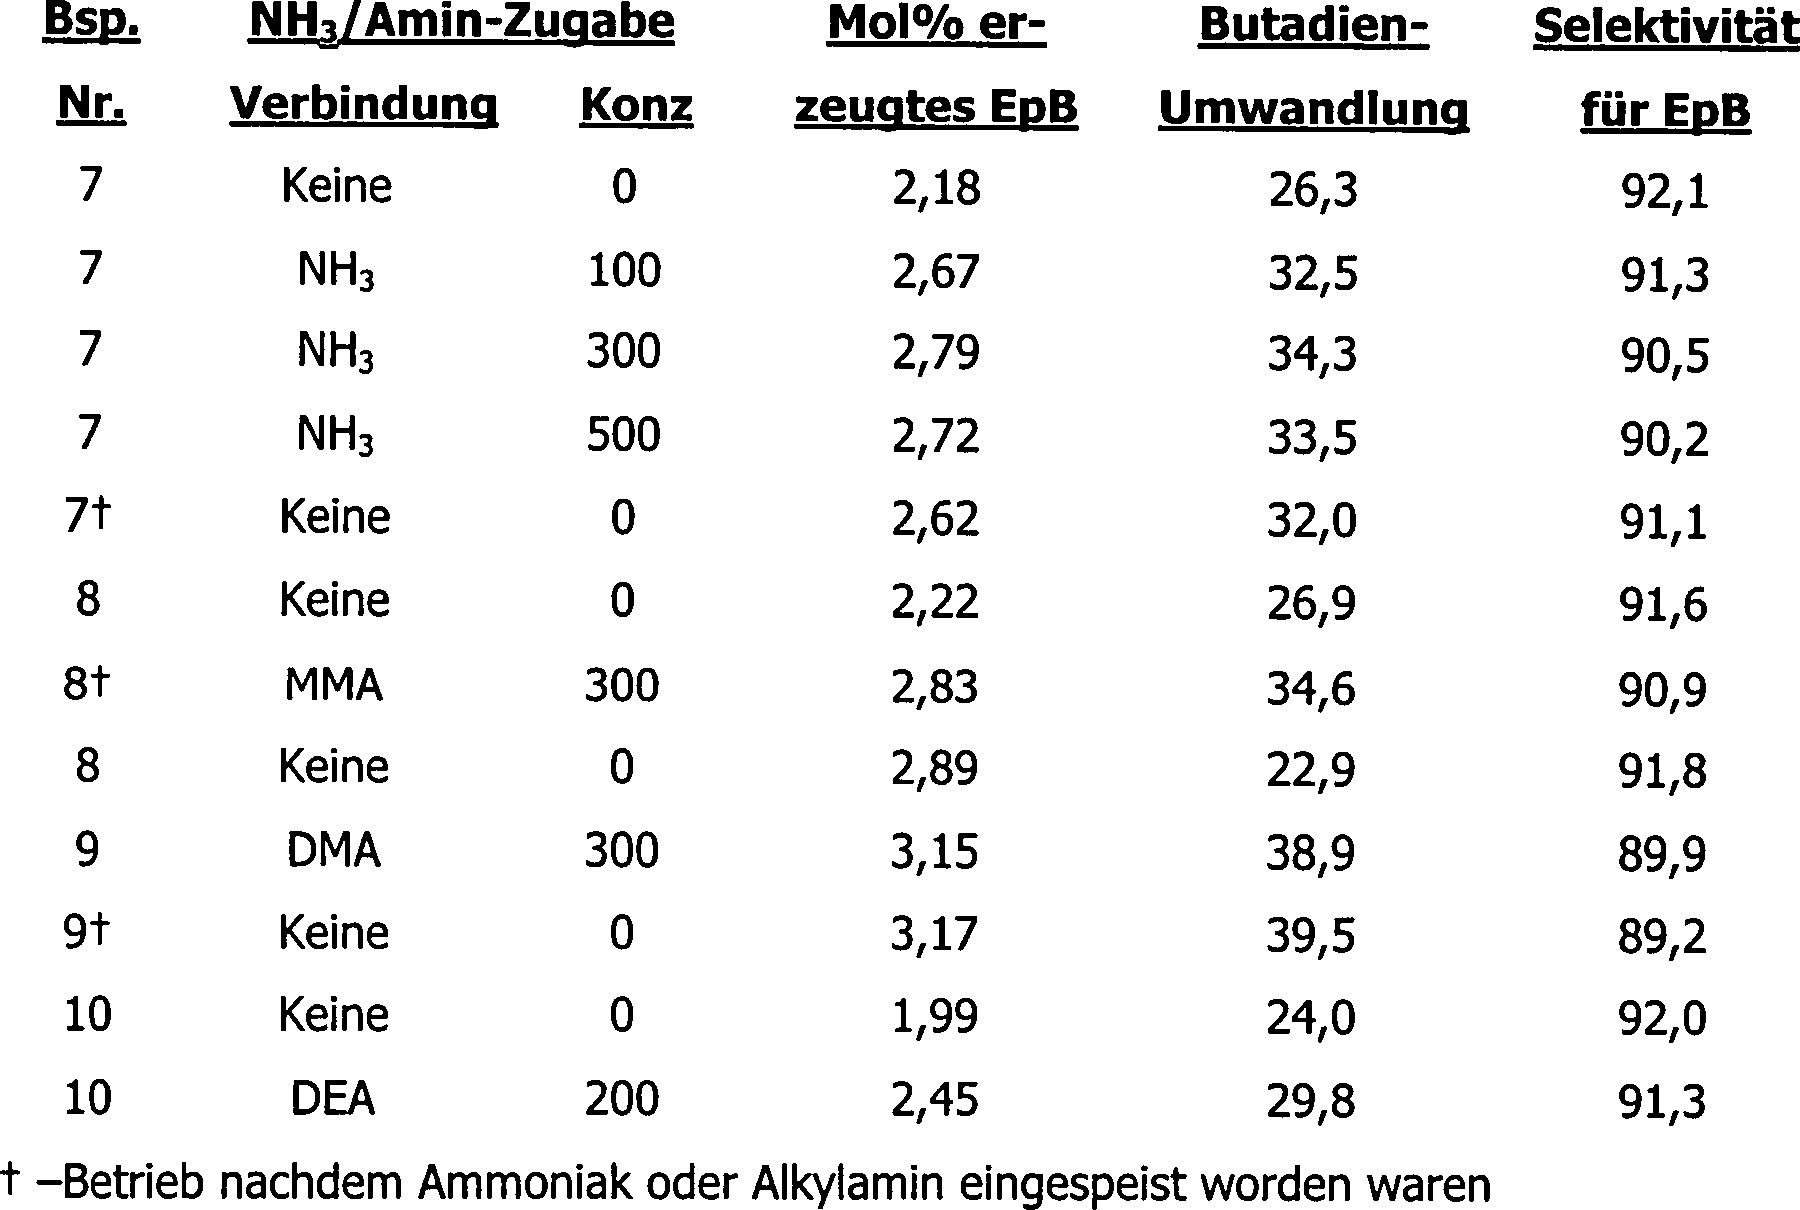
sind in Tabelle V gezeigt, wobei Konz die Konzentration von Ammoniak
oder Alkylamin in der gasförmigen
Beschickung in das Epoxidierungsverfahren darstellt und MMA, DMA
und DEA die oben angegebenen Bedeutungen haben. TABELLE
V
-
Die in Tabelle V aufgeführten Ergebnisse
zeigen, dass der Zusatz von Ammoniak und verschiedenen Aminen mit
unterschiedlichen Substitutionsgraden und Substituenten bei Konzentrationen
in ppm-Bereichen von 100 bis 500 ppmv zu einer erheblichen Steigerung
der Katalysatoraktivität
führt;
z. B. liegen die Steigerungen der Mol% EpB im Bereich zwischen 23–66%, je
nach Konzentration oder Zusammensetrung des Ammoniaks/-Amins, das dem Beschickungsstrom
zugesetzt wurde. Ein weiterer Vorteil des Einschlusses von Ammoniak
oder einem Alkylamin in die Beschickung für das Epoxidierungverfahren
besteht darin, dass die katalytische Aktivität im Anschluss an die Unterbrechung
der Ammoniak/Alkylamin-Beschickung ungefähr so hoch bleibt wie während der
Zugabe von Ammoniak/Amin zum Beschickungsstrom. Der Langzeiteffekt
der Ammoniak/Alkylamin-Zugabe
oder -Behandlung lässt
vermuten, dass die Katalysatorstruktur und/oder -zusammensetzung
während
der Zugabezeit verändert
wurde.
-
BEISPIEL 11
-
Das in Vergleichsbeispiel 3 beschriebene
Verfahren wurde verwendet, um die Langzeitwirksamkeit von Ammoniak
bei der Verbesserung der Aktivität
eines Silberkatalysators auf Träger
zu bestimmen, welcher verwendet wird, um die selektive Monoepoxidierung
von Butadien zu EpB zu katalysieren. Die Aktivität des Katalysators vor dem
Einschluss von 300 ppmv Ammoniak in den gasförmigen Beschickungsstrom zum
Epoxidierungreaktor betrug 2,0 Mol% EpB bei einer Selektivität von 91,9%,
was einer Butadienumwandlung von 24,2% entspricht. Der Betrieb des
Epoxidierungsverfahrens mit 300 ppmv Ammoniak im gasförmigen Beschickungsstrom über einen
Zeitraum von 34,5 Stunden verbesserte die Katalysatorleistung auf
2,3 Mol% EpB bei einer Selektivität von 91,9%. Das Verfahren
wurde 150 Stunden lang in Abwesenheit Ammoniak fortgesetzt, und
die Katalysatoraktivität
wurde periodisch gemessen. Die Katalysatoraktivität als Funktion
der Zeit nach der Unterbrechung der Ammoniakbeschickung ist in Tabelle
VI gezeigt. TABELLE
VI

-
Die in Tabelle VI aufgeführten Ergebnisse
zeigen, dass die Einwirkung von Ammoniak oder einem Amin über einen
ausreichenden Zeitraum zu einer anhaltenden Steigerung der Katalysatoraktivität ohne schädliche Beeinflussung
der Selektivität
führt.
Somit wirken Ammoniak und Amine als echte Katalysatorpromotoren,
da je nach Wunsch der Ammoniak oder das Amin nur einmalig oder auch
mehrmalig für
kurze Zeitspannen zugegeben werden kann. Falls gewünscht, kann
Ammoniak und/oder ein Amin auch gleichzeitig mit dem Beschickungsstrom
zugegeben werden, um für
eine verbesserte Katalysatorleistung zu sorgen.
-
VERGLEICHSBEISPIEL 4
-
Vergleichsbeispiel 4 und Beispiel
12 wurden in einem Reaktor durchgeführt, der einen Edelstahl-Rohrreaktor
mit einer Länge
von 45,7 cm (18 Inch), einem Außendurchmesser
von 9,5 mm (0,375 Icnh) und einem Innendurchmesser von 7,75 mm (0,305
Inch) umfasste. Der Reaktor wurde mittels eines Mantels für umlaufendes
heißes Öl um den
Rohrreaktor herum erwärmt.
Eine Katalysatorprobe derselben Zusammensetrung, die in den vorherigen
Beispielen verwendet worden war, mit einem Gewicht von 12,0 Gramm
wurde in den Reaktor geladen und in situ 2 Stunden lang bei 250°C im Luftstrom
erwärmt.
Dann wurde die Temperatur auf 180°C
gesenkt, und der Katalysator wurde in einem Gasstrom von 10 ppm
2-Chlorbutan in n-Butan über
einen Zeitraum von 30 Minuten "vorchloridiert". Ein Temperaturmess-Stutren,
der über
die gesamte Länge
des Katalysatorbetts eingeführt
war, bestätigte
ein fast isothermes Bettprofil über
die Länge
des Katalysatorbetts von 30,5 cm (12 Inch). Der Reaktor wurde mittels
eines Mantels für
umlaufendes heißes Öl um den
Rohrreaktor herum erwärmt.
Mit der Epoxidierung von Butadien wurde durch Einspeisen eines gasförmigen Beschickungsstroms,
der aus 9% Butadien und 18% Sauerstoff, 10% Argon, 63% n-Butan (altes Molkonzentrationen)
und 1 ppmv 2-Chlorbutan bestand, mit einem Gesamtdurchsatz von 3,01
Standardlitern pro Minute (SLP), in den Reaktor/Katalysator begonnen.
Der Reaktordruck wurde bei etwa 1,5 bara (22 psia) Einlassdruck
und 1,2 bara (17 psia) Auslassdruck gehalten. Die Reaktionstemperatur
wurde bei 195°C
am Reaktoreinlass gehalten. Die Katalysatorleistung wurde während des
gesamten Ansatres durch eine In-line-Gasprobenentnahmeschleife überwacht,
die eine Gasprobe aus einem Seitenstrom des Reaktorausflusses in
eine Poraplot Q-Gaschromatographiesäule einspritzte, welche in
einem Hewlett Packard 5890 Series-Gaschromatographen installiert
war. Nach einem Betrieb von 14 Tagen wurde der Katalysator bei einer
Umwandlung der Butadienbeschickung von 17,5% und einer Selektivität für EpB von
93,5% betrieben. Während
dieser Betriebszeit wurde dem Reaktor-Beschickungsstrom kein Ammoniak/Amin
zugesetzt.
-
BEISPIEL 12
-
Das in Vergleichsbeispiel 4 beschriebene
Verfahren wurde wiederholt, außer
dass 28 ppmv Ammoniak in den gasförmigen Beschickungsstrom eingeschlossen
wurden, nachdem die Katalysatoraktivität das Fließgleichgewicht erreicht hatte.
Die Leistung des Katalysators über
eine Betriebsdauer von 14 Tagen ist in Tabelle VII gezeigt, worin
Zeit die Gesamttage des Betriebs ist, Temperatur die Temperatur
(°C) am
Reaktoreinlass ist und Umwandlung die Mol% Umwandlung von Butadien
ist. Die ersten 5 Tage wurde kein Ammoniak in die gasförmige Beschickung
zum Reaktor eingeschlossen; die nächsten 7 Tage wurden 28 ppmv
Ammoniak in die Reaktorbeschickung eingeschlossen; und an den Tagen
13 und 14 des Betriebs wurde kein Ammoniak oder Amin eingespeist. TABELLE
VII
-
Die im Vergleichsbeispiel 4 und Beispiel
12 erhaltenen Ergebnisse zeigen, dass Ammoniakmengen im Reaktorbeschickungsstrom
von so wenig wie 28 ppmv die katalytische Aktivität erhöhen, in
diesem Fall um mehr als 14%, verglichen mit dem Fall, wo kein Ammoniak
im Beschickungsstrom anwesend ist. Die Daten in Tabelle VII zeigen
weiter, dass die Zunahme der Aktivität über lange Zeiträume bestehen
bleibt, nachdem der Ammoniak aus der Beschickung entfernt worden
ist. Genauer gesagt, konnte die Reaktortemperatur nach der Entfernung
von Ammoniak um 4°C
auf 191°C
gesenkt werden, und es wurde immer noch eine Katalysatorleistung
aufrechterhalten, die derjenigen vor der Ammoniakbeschickung äquivalent
war. Diese Ergebnisse bestätigen
erneut die Rolle von Ammoniak/Aminen als Katalysatorpromotoren;
Zusätze,
die einmal oder über
einen kurzen Zeitraum zugesetzt gleich wirksam werden können, um
anhaltende Veränderungen
der Katalysatorleistung zu bewirken.
 ist, vorausgesetzt, dass die Olefine der Formel (I) mehr als 2 Kohlenstoffatome enthalten und keine allylischen Wasserstoffatome enthalten, wobei das Verfahren umfasst: Kontaktieren eines Reaktionsgases, das den Olefinreaktanten, Sauerstoff, ein inertes Verdünnungsmittel und mindestens 5 Volumenteile pro Million (ppmv) mindestens einer stickstoffhaltigen basischen Verbindung umfasst, mit einem Silberepoxidierungskatalysator auf Träger bei einer Temperatur von etwa 175 bis 230°C und Gewinnen eines Gases, welches das Monoepoxid des Olefinreaktanten enthält.

 ist, vorausgesetzt, dass die Olefine der Formel (I) mehr als 2 Kohlenstoffatome enthalten und keine allylischen Wasserstoffatome enthalten, wobei das Verfahren die folgenden Schritte umfasst:
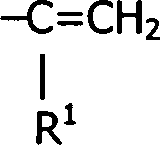
 ist, mit der Maßgabe, dass R1 keine Wasserstoffatome in einer zu der ethylenischen Unsättigung allylischen Position aufweist, d. h. zu der bzw. den >C==C<-Gruppe(n). Bei den durch R1 dargestellten Alkylgruppen kann es sich um unsubstituiertes oder substituiertes Alkyl mit bis zu etwa 12 Kohlenstoffatomen handeln. Solche Alkylgruppen sind vorzugsweise unsubstituiertes Alkyl bis zu etwa 4 Kohlenstoffatomen. Wenn der Reaktant ein Olefin mit der Formel
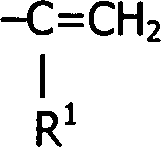 ist, können die Substituenten R1 gleich oder verschieden sein. Bei den durch R2 dargestellten Arylgruppen kann es sich um unsubstituiertes oder substituiertes carbocyclisches Aryl mit 6 bis 10 Kohlenstoffatomen handeln, z. B. um unsubstituierte und substituierte Phenyl- und Naphthylreste. Beispiele für die Substituenten, die an den Arylgruppen vorhanden sein können, schließen Alkyl mit bis zu etwa 4 Kohlenstoffatomen, Alkoxy mit bis zu etwa 4 Kohlenstoffatomen, Halogen, wie Chlor und Brom, Hydroxy, Vinyl und dergleichen ein.
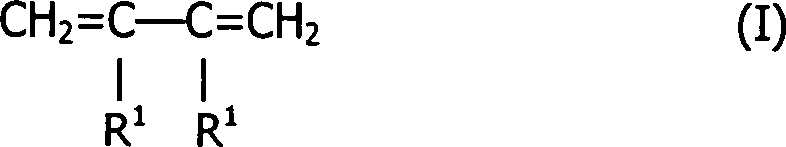

 definiert ist.
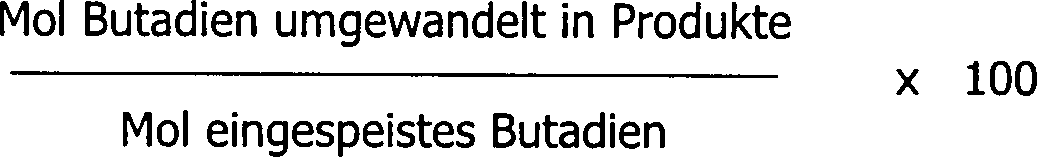


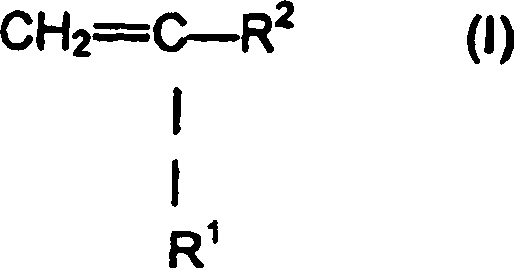 ist, vorausgesetzt, dass die Olefine der Formel (I) mehr als 2 Kohlenstoffatome enthalten und keinerlei allylische Wasserstoffe enthalten, welches umfasst, dass man ein Reaktionsgas, das den Olefin-Reaktanten, Sauerstoff, ein inertes Verdünnungsmittel und mindestens 5 Teile pro Million bezüglich Volumen (ppmv) bis 2000 ppmv mindestens einer Stickstoff-haltigen basischen Verbindung umfasst, mit einem Silber-Epoxidierungskatalysator auf Träger bei einer Temperatur von etwa 175 bis 230°C in Kontakt bringt und ein Gas gewinnt, das das Monoepoxid des Olefin-Reaktanten enthält.
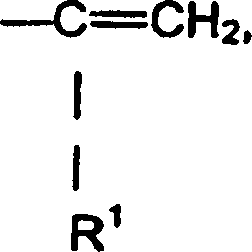
 ist, vorausgesetzt, dass die Olefine der Formel (I) mehr als 2 Kohlenstoffatome enthalten und keinerlei allylische Wasserstoffatome enthalten, welches die Schritte umfasst: (1) kontinuierliches Einspeisen eines Gases, das etwa 3 bis 30 Mol% des Olefin-Reaktanten, etwa 3 bis 30 Mol% Sauerstoff, etwa 40 bis 90 Mol% eines inerten Verdünnungsmittels und mindestens 5 Teile pro Million bezüglich Volumen (ppmv) bis 2000 ppmv mindestens einer Stickstoff-haltigen basischen Verbindung umfasst, in eine Epoxidierungszone, die einen Silber-Epoxidierungskatalysator auf Träger enthält und bei einer Temperatur von etwa 175 bis 230°C gehalten wird; und (2) kontinuierliches Entfernen eines Gases aus der Epoxidierungszone, das etwa 0,5 bis 5,0 Mol% des Monoepoxids des Olefin-Reaktanten, etwa 2 bis 28 Mol% des Olefin-Reaktanten, etwa 2 bis 28 Mol% Sauerstoff und etwa 40 bis 90 Mol% des Paraffin-Kohlenwasserstoffs umfasst.
