DE60008884T2 - Verfahren zur herstellung von 2-methoxy-4-(n-t-butylamino-carbonyl)-benzolsulfonsaürechlorid - Google Patents
Verfahren zur herstellung von 2-methoxy-4-(n-t-butylamino-carbonyl)-benzolsulfonsaürechlorid Download PDFInfo
- Publication number
- DE60008884T2 DE60008884T2 DE60008884T DE60008884T DE60008884T2 DE 60008884 T2 DE60008884 T2 DE 60008884T2 DE 60008884 T DE60008884 T DE 60008884T DE 60008884 T DE60008884 T DE 60008884T DE 60008884 T2 DE60008884 T2 DE 60008884T2
- Authority
- DE
- Germany
- Prior art keywords
- acid
- general formula
- methoxy
- chloride
- salt
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
- NGNBDVOYPDDBFK-UHFFFAOYSA-N 2-[2,4-di(pentan-2-yl)phenoxy]acetyl chloride Chemical compound CCCC(C)C1=CC=C(OCC(Cl)=O)C(C(C)CCC)=C1 NGNBDVOYPDDBFK-UHFFFAOYSA-N 0.000 title claims abstract description 8
- AFZVINMAZDQYFV-UHFFFAOYSA-N CC(C)(C)NC(C(C=C1)=CC(OC)=C1S(O)(=O)=O)=O Chemical compound CC(C)(C)NC(C(C=C1)=CC(OC)=C1S(O)(=O)=O)=O AFZVINMAZDQYFV-UHFFFAOYSA-N 0.000 title 1
- 238000004519 manufacturing process Methods 0.000 title 1
- 238000000034 method Methods 0.000 claims abstract description 21
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 claims abstract description 18
- 150000001875 compounds Chemical class 0.000 claims abstract description 13
- YBRBMKDOPFTVDT-UHFFFAOYSA-N tert-butylamine Chemical compound CC(C)(C)N YBRBMKDOPFTVDT-UHFFFAOYSA-N 0.000 claims abstract description 12
- 150000003839 salts Chemical class 0.000 claims abstract description 10
- QWEZBKWXCKXTJG-UHFFFAOYSA-N 4-chlorosulfonyl-3-methoxybenzoyl chloride Chemical compound COC1=CC(C(Cl)=O)=CC=C1S(Cl)(=O)=O QWEZBKWXCKXTJG-UHFFFAOYSA-N 0.000 claims abstract description 9
- IJFXRHURBJZNAO-UHFFFAOYSA-N meta--hydroxybenzoic acid Natural products OC(=O)C1=CC=CC(O)=C1 IJFXRHURBJZNAO-UHFFFAOYSA-N 0.000 claims abstract description 9
- 239000003444 phase transfer catalyst Substances 0.000 claims abstract description 7
- 239000002253 acid Substances 0.000 claims abstract description 6
- 238000006277 sulfonation reaction Methods 0.000 claims abstract description 6
- VQCHPXGONTUEPJ-UHFFFAOYSA-N 3-methoxy-4-sulfobenzoic acid Chemical compound COC1=CC(C(O)=O)=CC=C1S(O)(=O)=O VQCHPXGONTUEPJ-UHFFFAOYSA-N 0.000 claims abstract description 5
- 239000000010 aprotic solvent Substances 0.000 claims abstract description 5
- LSNNMFCWUKXFEE-UHFFFAOYSA-M Bisulfite Chemical compound OS([O-])=O LSNNMFCWUKXFEE-UHFFFAOYSA-M 0.000 claims abstract description 4
- 239000011230 binding agent Substances 0.000 claims abstract description 4
- 230000001035 methylating effect Effects 0.000 claims abstract description 4
- RFXNLHJLTSWQDE-UHFFFAOYSA-N 3-hydroxy-4-sulfobenzoic acid Chemical compound OC(=O)C1=CC=C(S(O)(=O)=O)C(O)=C1 RFXNLHJLTSWQDE-UHFFFAOYSA-N 0.000 claims abstract description 3
- 229910052783 alkali metal Inorganic materials 0.000 claims abstract description 3
- 150000001340 alkali metals Chemical class 0.000 claims abstract description 3
- QGZKDVFQNNGYKY-UHFFFAOYSA-O ammonium group Chemical group [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 claims abstract description 3
- 125000002843 carboxylic acid group Chemical group 0.000 claims abstract description 3
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims abstract description 3
- 125000000542 sulfonic acid group Chemical group 0.000 claims abstract description 3
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 claims description 30
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims description 17
- 238000006243 chemical reaction Methods 0.000 claims description 11
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 claims description 10
- VDZOOKBUILJEDG-UHFFFAOYSA-M tetrabutylammonium hydroxide Chemical compound [OH-].CCCC[N+](CCCC)(CCCC)CCCC VDZOOKBUILJEDG-UHFFFAOYSA-M 0.000 claims description 8
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 claims description 6
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 claims description 6
- 239000000203 mixture Substances 0.000 claims description 6
- 239000002904 solvent Substances 0.000 claims description 6
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 claims description 5
- XAEFZNCEHLXOMS-UHFFFAOYSA-M potassium benzoate Chemical compound [K+].[O-]C(=O)C1=CC=CC=C1 XAEFZNCEHLXOMS-UHFFFAOYSA-M 0.000 claims description 5
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 claims description 4
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 claims description 4
- 150000003863 ammonium salts Chemical class 0.000 claims description 4
- CSKNSYBAZOQPLR-UHFFFAOYSA-N benzenesulfonyl chloride Chemical compound ClS(=O)(=O)C1=CC=CC=C1 CSKNSYBAZOQPLR-UHFFFAOYSA-N 0.000 claims description 4
- 229910052700 potassium Inorganic materials 0.000 claims description 4
- 239000011591 potassium Substances 0.000 claims description 4
- 229910052708 sodium Inorganic materials 0.000 claims description 4
- 239000011734 sodium Substances 0.000 claims description 4
- NHGXDBSUJJNIRV-UHFFFAOYSA-M tetrabutylammonium chloride Chemical compound [Cl-].CCCC[N+](CCCC)(CCCC)CCCC NHGXDBSUJJNIRV-UHFFFAOYSA-M 0.000 claims description 4
- 230000011987 methylation Effects 0.000 claims description 3
- 238000007069 methylation reaction Methods 0.000 claims description 3
- SCYULBFZEHDVBN-UHFFFAOYSA-N 1,1-Dichloroethane Chemical compound CC(Cl)Cl SCYULBFZEHDVBN-UHFFFAOYSA-N 0.000 claims description 2
- CTQNGGLPUBDAKN-UHFFFAOYSA-N O-Xylene Chemical compound CC1=CC=CC=C1C CTQNGGLPUBDAKN-UHFFFAOYSA-N 0.000 claims description 2
- KXHPPCXNWTUNSB-UHFFFAOYSA-M benzyl(trimethyl)azanium;chloride Chemical compound [Cl-].C[N+](C)(C)CC1=CC=CC=C1 KXHPPCXNWTUNSB-UHFFFAOYSA-M 0.000 claims description 2
- NDKBVBUGCNGSJJ-UHFFFAOYSA-M benzyltrimethylammonium hydroxide Chemical compound [OH-].C[N+](C)(C)CC1=CC=CC=C1 NDKBVBUGCNGSJJ-UHFFFAOYSA-M 0.000 claims description 2
- 239000007810 chemical reaction solvent Substances 0.000 claims description 2
- 150000008280 chlorinated hydrocarbons Chemical class 0.000 claims description 2
- 125000005270 trialkylamine group Chemical group 0.000 claims description 2
- 239000008096 xylene Substances 0.000 claims description 2
- DNUYOWCKBJFOGS-UHFFFAOYSA-N 2-[[10-(2,2-dicarboxyethyl)anthracen-9-yl]methyl]propanedioic acid Chemical compound C1=CC=C2C(CC(C(=O)O)C(O)=O)=C(C=CC=C3)C3=C(CC(C(O)=O)C(O)=O)C2=C1 DNUYOWCKBJFOGS-UHFFFAOYSA-N 0.000 abstract description 3
- 238000002360 preparation method Methods 0.000 abstract description 3
- XHQZJYCNDZAGLW-UHFFFAOYSA-N 3-methoxybenzoic acid Chemical compound COC1=CC=CC(C(O)=O)=C1 XHQZJYCNDZAGLW-UHFFFAOYSA-N 0.000 abstract 2
- 230000001131 transforming effect Effects 0.000 abstract 2
- FQBFGERKZZFZNX-UHFFFAOYSA-N 4-(tert-butylcarbamoyl)-2-methoxybenzenesulfonyl chloride Chemical compound COC1=CC(C(=O)NC(C)(C)C)=CC=C1S(Cl)(=O)=O FQBFGERKZZFZNX-UHFFFAOYSA-N 0.000 abstract 1
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 9
- 239000000047 product Substances 0.000 description 7
- 239000011541 reaction mixture Substances 0.000 description 7
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 6
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 6
- 238000003756 stirring Methods 0.000 description 6
- 238000000746 purification Methods 0.000 description 4
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 3
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 3
- 239000013078 crystal Substances 0.000 description 3
- 238000002844 melting Methods 0.000 description 3
- 230000008018 melting Effects 0.000 description 3
- 239000002244 precipitate Substances 0.000 description 3
- 0 C=*c(cc(C(F)(F)F)cc1)c1S Chemical compound C=*c(cc(C(F)(F)F)cc1)c1S 0.000 description 2
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 2
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 2
- DVPCDUALHHPEJV-UHFFFAOYSA-L O.[K+].[K+].COc1cc(ccc1S([O-])(=O)=O)C([O-])=O Chemical compound O.[K+].[K+].COc1cc(ccc1S([O-])(=O)=O)C([O-])=O DVPCDUALHHPEJV-UHFFFAOYSA-L 0.000 description 2
- RAHZWNYVWXNFOC-UHFFFAOYSA-N Sulphur dioxide Chemical compound O=S=O RAHZWNYVWXNFOC-UHFFFAOYSA-N 0.000 description 2
- 125000003277 amino group Chemical group 0.000 description 2
- 230000015572 biosynthetic process Effects 0.000 description 2
- 239000003610 charcoal Substances 0.000 description 2
- -1 chlorosulfonyl group Chemical group 0.000 description 2
- VAYGXNSJCAHWJZ-UHFFFAOYSA-N dimethyl sulfate Chemical compound COS(=O)(=O)OC VAYGXNSJCAHWJZ-UHFFFAOYSA-N 0.000 description 2
- 239000012153 distilled water Substances 0.000 description 2
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 2
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 2
- 239000005457 ice water Substances 0.000 description 2
- 239000000463 material Substances 0.000 description 2
- 239000012071 phase Substances 0.000 description 2
- 238000003786 synthesis reaction Methods 0.000 description 2
- PWURRRRGLCVBMX-UHFFFAOYSA-N 3-methoxy-4-nitrobenzoic acid Chemical compound COC1=CC(C(O)=O)=CC=C1[N+]([O-])=O PWURRRRGLCVBMX-UHFFFAOYSA-N 0.000 description 1
- 229940123073 Angiotensin antagonist Drugs 0.000 description 1
- KHBQMWCZKVMBLN-UHFFFAOYSA-N Benzenesulfonamide Chemical compound NS(=O)(=O)C1=CC=CC=C1 KHBQMWCZKVMBLN-UHFFFAOYSA-N 0.000 description 1
- POTDIAIAADMKOL-UHFFFAOYSA-L O.[K+].[K+].Oc1cc(ccc1S([O-])(=O)=O)C([O-])=O Chemical compound O.[K+].[K+].Oc1cc(ccc1S([O-])(=O)=O)C([O-])=O POTDIAIAADMKOL-UHFFFAOYSA-L 0.000 description 1
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 1
- 239000008186 active pharmaceutical agent Substances 0.000 description 1
- 239000002333 angiotensin II receptor antagonist Substances 0.000 description 1
- 239000012736 aqueous medium Substances 0.000 description 1
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 230000007613 environmental effect Effects 0.000 description 1
- 231100001261 hazardous Toxicity 0.000 description 1
- 238000004128 high performance liquid chromatography Methods 0.000 description 1
- 235000015243 ice cream Nutrition 0.000 description 1
- 239000012535 impurity Substances 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 239000002609 medium Substances 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- CATWEXRJGNBIJD-UHFFFAOYSA-N n-tert-butyl-2-methylpropan-2-amine Chemical class CC(C)(C)NC(C)(C)C CATWEXRJGNBIJD-UHFFFAOYSA-N 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- 239000012074 organic phase Substances 0.000 description 1
- DEIRKIWOERNNES-UHFFFAOYSA-M potassium 3-hydroxy-4-sulfobenzoate hydrate Chemical compound O.[K+].Oc1cc(ccc1S(O)(=O)=O)C([O-])=O DEIRKIWOERNNES-UHFFFAOYSA-M 0.000 description 1
- 238000007086 side reaction Methods 0.000 description 1
- 229910052938 sodium sulfate Inorganic materials 0.000 description 1
- 235000011152 sodium sulphate Nutrition 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C303/00—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides
- C07C303/32—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides of salts of sulfonic acids
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C303/00—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides
- C07C303/02—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides of sulfonic acids or halides thereof
- C07C303/04—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides of sulfonic acids or halides thereof by substitution of hydrogen atoms by sulfo or halosulfonyl groups
- C07C303/06—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides of sulfonic acids or halides thereof by substitution of hydrogen atoms by sulfo or halosulfonyl groups by reaction with sulfuric acid or sulfur trioxide
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C303/00—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides
- C07C303/02—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides of sulfonic acids or halides thereof
- C07C303/22—Preparation of esters or amides of sulfuric acids; Preparation of sulfonic acids or of their esters, halides, anhydrides or amides of sulfonic acids or halides thereof from sulfonic acids, by reactions not involving the formation of sulfo or halosulfonyl groups; from sulfonic halides by reactions not involving the formation of halosulfonyl groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C309/00—Sulfonic acids; Halides, esters, or anhydrides thereof
- C07C309/01—Sulfonic acids
- C07C309/28—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton
- C07C309/57—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton containing carboxyl groups bound to the carbon skeleton
- C07C309/60—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton containing carboxyl groups bound to the carbon skeleton the carbon skeleton being further substituted by singly-bound oxygen atoms
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Description
- 2-Methoxy-4-(N-t-butylaminocarbonyl)-benzolsulfonylchlorid ist ein wichtiger Baustein der Angiotensin-antagonistischen Verbindung SR 121463. Ihre Herstellung ist in der Patentanmeldung
WO 9715556 - Die Herstellung von 2-Methoxy-(4-aminocarbonyl)-benzolsulfonamid und von 4-Chlorsulfonyl-3-methoxybenzoylchlorid ist aus der Literatur durch die Arbeiten von SHAH (J. Chem. Soc. (1930), 1293) bekannt.
Unser neues Verfahren wendet die grundlegenden Elemente der obigen wissenschaftlichen Arbeit von 1930 an, modifiziert sie jedoch zu einem Verfahren, welches in technischem Maßstab durchgeführt werden kann und welches in starkem Maße die umweltschutzmäßigen, wirtschaftlichen und technologischen Erfordernisse des späten 20. Jahrhunderts zufriedenstellt.
Unser Verfahren umfaßt die folgenden Maßnahmen im Vergleich zu der Methode von SHAH: Die Sulfonierung der m-Hydroxybenzoesäure erfolgt – statt mit Oleum, welches gefährlich und schwierig handzuhaben ist – mit 96%-iger Schwefelsäure, die auch als Lösungsmittel der Reaktion verwendet wird. Nach dem Aufgießen der Reaktionsmischung auf Eis wird das Produkt in Form eines Niederschlags erhalten, der abfiltriert werden kann und rein und frei von Isomeren ist. - Die Ausbeute der Reaktion beträgt etwa 90%. Die Sulfonsäure wird in Form ihres Kaliumsalzes isoliert.
Bei dem in der Literatur beschriebenen Verfahren wird die Methylierungsstufe unter Verwendung eines 18-fachen Überschusses von Dimethylsulfat durchgeführt, welches in kleinen Portionen gefolgt von einer hohen Menge von 25%-igem Kaliumhydroxid zugegeben wird. Es hat sich jedoch gezeigt, daß selbst ein kleiner Überschuß von Dimethylsulfoxid ausreicht, wenn eine höhere Temperatur angewandt wird, der pH-Wert oberhalb 11,5 gehalten wird und ein Phasentransferkatalysator (PTC) in wäßrigem Medium oder in einer Zweiphasen-Mischung verwendet wird. Nach der Isolation des Produkts in Form seines Salzes kann ein Produkt mit Analysenreinheit (96–99%) ohne weitere Reinigung in einer Ausbeute von bis zu 90% erhalten werden.
Die Umsetszung des Monokaliumsalzes der 3-Methoxy-4-sulfobenzoesäure mit einem anorganischen Säurehalogenid liefert das 4-Chlorsulfonyl-3-methoxybenzoylchlorid.
Überraschenderweise hat sich gezeigt, daß das t-Butylamin bei niedrigerer Temperatur in einem geeigneten Lösungsmittel selektiv mit dem aromatischen Säurechlorid reagiert. In dieser Weise erhält man das gewünschte 2-Methoxy-4-(N-t-butylaminocarbonyl)-benzolsulfonylchlorid in einer Ausbeute von 92% mit einer Reinheit von 96%, so daß es ohne weitere Reinigung für die Synthese von Arzneimittelwirkstoffen verwendet werden kann. - Angesichts der obigen Ausführungen betrifft die Erfindung ein Verfahren zur Herstellung von 2-Methoxy-4-(N-t-butylaminocarbonyl)-benzolsulfonylchlorid durch Sulfonieren von m-Hydroxybenzoesäure, Methylieren der Hydroxygruppe der gebildeten Sulfonsäure oder ihres Salzes, Umwandeln der Carbonsäuregruppe und der Sulfonsäuregruppe in Säurechloridgruppen und Umsetzen des 4-Chlorsulfonyl-3-methoxybenzoylchlorids mit t-Butylamin, welches darin besteht, die Sulfonierung der 3-Hydroxybenzoesäure der Formel II:mit 96%-iger Schwefelsäure zu bewirken, die gebildete 3-Hydroxy-4-sulfobenzoesäure der Formel III:
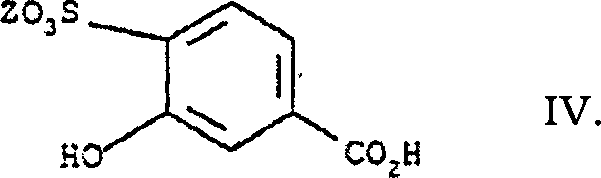
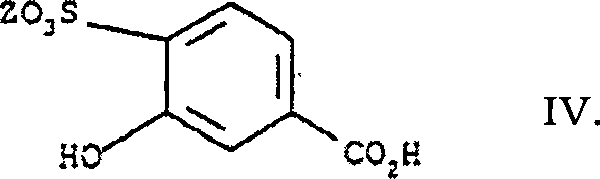
 in Form ihres Salzes der allgemeinen Formel IV
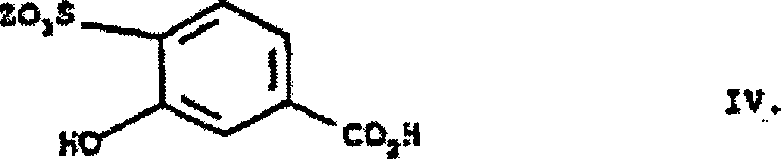
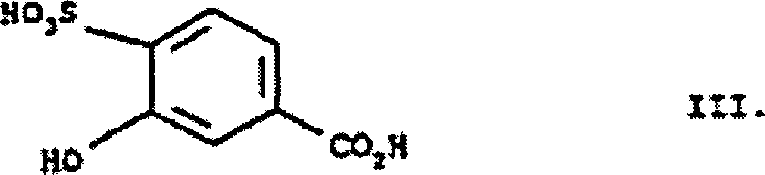 – worin Z für ein Alkalimetall oder eine Ammoniumgruppe steht –, abzutrennen, die Verbindung der allgemeinen Formel IV
 in Gegenwart eines Phasentransferkatalysators bei einem pH-Wert von oberhalb 11,5 zu methylieren, das Monosalz der 3-Methoxy-4-sulfobenzoesäure der allgemeinen Formel V:
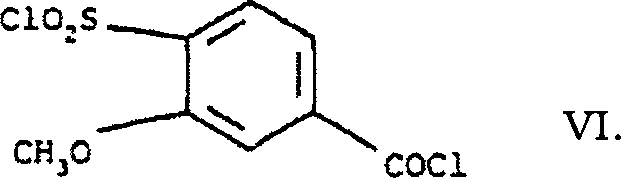
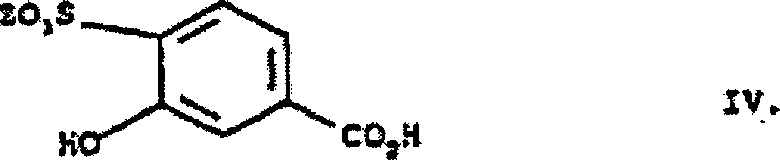 – worin Z die oben angegebenen Bedeutungen besitzt – in das Säurechlorid der Formel VI umzuwandeln:
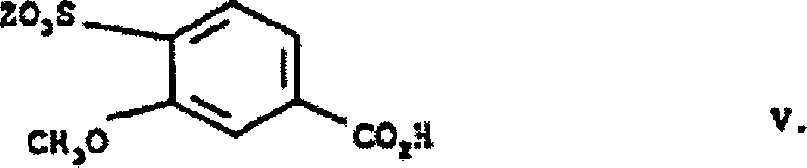 und die so erhaltene Verbindung der Formel VI mit t-Butylamin, welches in äquimolarer Menge oder in einem geringfügigen Überschuß eingesetzt wird, in Gegenwart des säurebindenden Mittels in einem aprotischen Lösungsmittel bei niedriger Temperatur umzusetzen.

- Gemäß einer bevorzugten Ausführungsform der Erfindung wird die Sulfonierung mit einer überschüssigen Menge 96%-iger Schwefelsäure durchgeführt, wobei die Schwefelsäure auch als Reaktionslösungsmittel dient. Die Reaktion wird bei einer Temperatur zwischen 60°C und 120°C, vorzugsweise bei 90°C, durchgeführt. Die Verbindung der Formel IVwird in Form ihres Natrium-, Kalium- oder Ammoniumsalzes, vorzugsweise in Form des Kaliumsalzes abgetrennt. Als Phasentransferkatalysator werden Tetrabutylammoniumhydroxid (TEBA) oder Trimethylbenzylammoniumhydroxid oder deren Salze, vorzugsweise Tetrabutylammoniumchlorid oder Trimethylbenzylammoniumchlorid, verwendet. Die Methylierung der Verbindung der Formel IV
 – in der Z die oben angegebenen Bedeutungen besitzt – wird in Wasser oder in einer Mischung aus Wasser und einem mit Wasser nicht mischbaren Lösungsmittel durchgeführt. Als mit Wasser nicht mischbare Lösungsmittel kann man Toluol, Xylol oder Dichlormethan verwenden. Die Verbindung der allgemeinen Formel V
 wird in Form ihres Natrium-, Kalium- oder Ammoniumsalzes abgetrennt, vorzugsweise in Form ihres Kaliumsalzes.

Als Säure bindende Mittel verwendet man vorzugsweise ein Trialkylamin, Dialkylanilin oder tert.-Alkylamin, vorzugsweise tert.-Butylamin. Als aprotisches Lösungsmittel verwendet man chlorierte Kohlenwasserstoffe, wie Dichlormethan, Dichlorethan, Chloroform; oder Acetonitril oder Aceton, vorzugsweise verwendet man jedoch Dichlormethan oder Aceton. Die Reaktion des 3-Methoxy-4-chlorsulfonylbenzoylchlorids mit t-Butylamin wird bei einer Temperatur zwischen –40°C und Raumtemperatur, vorzugsweise zwischen (–5)°C und (–10)°C durchgeführt. - Die Erfindung sei anhand der folgenden Beispiele weiter erläutert, ohne die Ansprüche auf die Beispiele einzuschränken.
- Beispiele
- Beispiel 1
- Man gibt zu 550 g (300 cm3) 96%-iger Schwefelsäure 80 g (0,58 Mol) 3-Hydroxybenzoesäure unter Rühren bei Raumtemperatur. Man erhitzt die erhaltene braune Lösung auf 90°C und hält sie bei dieser Temperatur. Die dicke, jedoch handzuhabende Masse wird auf zerstoßenes Eis gegossen, der Niederschlag wird abfiltriert und mit eiskaltem Wasser gewaschen. Das feuchte Produkt wird in heißem Wasser gelöst, mit Aktivkohle geklärt und der pH-Wert auf 3–3,5 eingestellt. Nach dem Abkühlen werden die ausgefallenen weißen Kristalle abfiltriert, anschließend mit Wasser und Aceton gewaschen und getrocknet. Man erhält 140 g 3-Hydroxy-4-sulfobenzoesäure-monokaliumsalz-Monohydrat. Es kann ohne weitere Reinigung in der nächsten Stufe verwendet werden. Schmelzpunkt: >300°C. Ausbeute: 87,9%.
- Beispiel 2
- Man gibt zu der Lösung von 11,2 g (0,2 Mol) Kaliumhydroxid in 50 cm3 destilliertem Wasser 27,5 g (0,1 Mol) 3-Hydroxy-4-sulfobenzoesäure-kaliumsalz-Monohydrat und löst in dieser Lösung 0,5 g TEBA. Man erhitzt die Lösung auf 50°C und gibt tropfenweise unter heftigem Rühren eine Lösung von 25 cm3 (33,25 g, 0,26 Mol) Dimethylsulfat, 17,4 g (0,31 Mol) Kaliumhydroxid und 60 cm3 Wasser zu, wobei man den pH-Wert zwischen 11,5 und 12,5 hält. Man hält die Reaktionsmischung bei 50°C und prüft den pH-Wert regelmäßig. Man klärt die Lösung mit Aktivkohle, filtriert, stellt den pH-Wert mit Chlorwasserstoffsäure auf 2 ein und kühlt über Nacht im Eisschrank. Man filtriert die ausgefallenen Kristalle ab, wäscht sie mit destilliertem Wasser und trocknet sie bis zur Gewichtskonstanz: 26,7 g (92,7%).
- Beispiel 3a
- Man gibt zu 105 cm3 (172,7 g, 1,128 Mol) Phosphorylchlorid unter Rühren 57,6 g (0,2 Mol) 3-Methoxy-4-sulfobenzoesäure-kaliumsalz-Monohydrat und erhitzt die Reaktionsmischung mit Hilfe eines Ölbades auf 110–120°C. Die Entwicklung von gasförmigem Chlorwasserstoff hört nach 3 Stunden auf. Man hält die Reaktionsmischung während einer weiteren Stunde bei dieser Temperatur und gibt dann 500 g zerstoßenes Eis zu. Man filtriert die ausgefallenen weißen Kristalle ab, wäscht sie mit eisgekühltem Wasser, trocknet sie im Vakuum und erhält 45–49 g 3-Methoxy-4-chlorsulfonylbenzoylchlorid. Schmelzpunkt: 86–88°C, Ausbeute: 84–91%.
- Beispiel 3b
- Man gibt zu 105 cm3 (172,7 g, 1,128 Mol) Phosphorylchlorid unter Rühren 57,6 g (0,2 Mol) 3-Methoxy-4-sulfobenzoesäure-kaliumsalz-Monohydrat und erhitzt die Reaktionsmischung mit Hilfe eines Ölbades auf 110–120°C. Die Entwicklung von gasförmigem Chlorwasserstoff hört nach 3 Stunden auf. Man hält die Reaktionsmischung während einer weiteren Stunde bei dieser Temperatur und gibt dann 500 g zerstoßenes Eis zu. Man extrahiert die Reaktionsmischung mehrfach mit Dichlormethan, trocknet die vereinigten organischen Phasen und verwendet die Lösung nach ihrer Gehaltsbestimmung direkt in der nächsten Stufe.
- Beispiel 3c
- Man kühlt 137 g Dimethylformamid auf –5°C ab und gibt 235 g Phosphorylchlorid zu. Man läßt die Mischung sich erwärmen und gibt dann unter Rühren 125 g 3-Methoxy-4-sulfobenzoesäure portionsweise zu. Man erhitzt dann auf 40–45°C, hält diese Temperatur während 1 Stunde und gießt dann auf 550 g zerstoßenes Eis. Man filtriert den Niederschlag ab, wäscht ihn gut mit Wasser und trocknet ihn. Man erhält 110 g des Produkts, welches eine Qualität aufweist, die ähnlich der des in Beispiel 3a erhaltenen Produkts ist.
- Beispiel 4
- Man kühlt die – nach der in dem Beispiel 3b beschriebenen Verfahrensweise erhaltene – Lösung von 49 g (0,182 Mol) 3-Methoxy-4-chlorsulfonylbenzoylchlorid in Dichlormethan auf –10°C ab und gibt tropfenweise unter heftigem Rühren im Verlaufe von 50–60 Minuten eine auf –10°C abgekühlte Lösung von 26,7 g (0,364 Mol) t-Butylamin in 260 cm3 Dichlormethan zu. Man gießt die Mischung dann auf 1000 cm3 Eiswasser, welches 40 cm3 1M Chlorwasserstoffsäure enthält. Man trennt die Dichlormethanphase ab, wäscht sie mit 2 × 1000 cm3 Eiswasser, trocknet über Natriumsulfat, klärt mit Aktivkohle, filtriert, dampft ein und erhält 51,0 g 2-Methoxy-4-(N-t-butylaminocarbonyl)-benzolsulfonylchlorid. Ausbeute: 92%. Schmelzpunkt: 145–149°C. Reinheit: 95–96% (bestimmt durch HPLC und NMR). Verunreinigung: 1–3% Di-t-butylamid-Derivat.
Claims (11)
- Verfahren zur Herstellung von 2-Methoxy-4-(N-t-butylaminocarbonyl)-benzolsulfonylchlorid durch Sulfonieren von m-Hydroxbenzoesäure, Methylieren der Hydroxygruppe der gebildeten Sulfonsäure oder deren Salz, Umwandeln der Carbonsäuregruppe und der Sulfonsäuregruppe in Säurechloridgruppen und Umsetzen des 4-Chlorsulfonyl-3-methoxy-benzoylchlorids mit t-Butylamin, welches darin besteht, die Sulfonierung der 3-Hydroxybenzoesäure der Formel II:mit 96%-iger Schwefelsäure zu bewirken, die gebildete 3-Hydroxy-4-sulfobenzoesäure der Formel III:
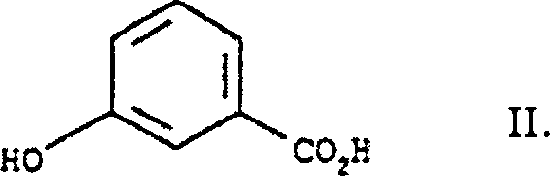 in Form ihres Salzes der allgemeinen Formel IV
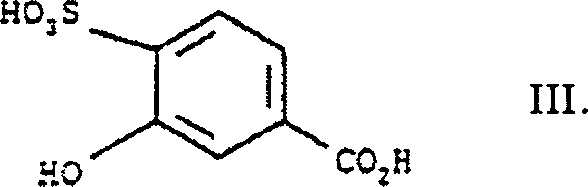 – worin Z für ein Alkalimetall oder eine Ammoniumgruppe steht –, abzutrennen, die Verbindung der allgemeinen Formel IV in Gegenwart eines Phasentransferkatalysators bei einem pH-Wert von etwa 11,5 zu methylieren, das Monosalz der 3-Methoxy-4-sulfobenzoesäure der allgemeinen Formel V:
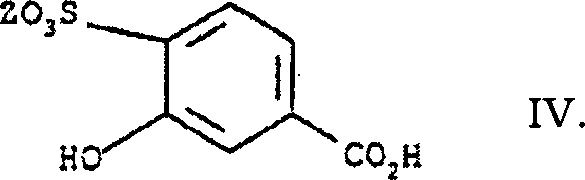 – worin Z die oben angegebene Bedeutung besitzt – in das Säurechlorid der Formel VI umzuwandeln:
 und die Verbindung der Formel VI:
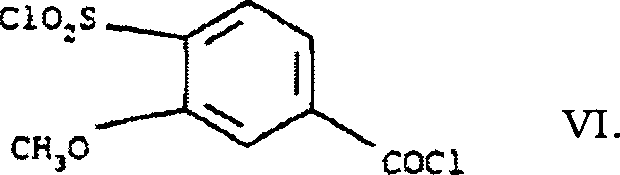 mit t-Butylamin, welches in äquimolarer Menge oder in einem geringfügigen Überschuß eingesetzt wird, in Gegenwart des säurebindenden Mittels in einem aprotischen Lösungsmittel bei niedriger Temperatur umzusetzen.
- Verfahren nach Anspruch 1, welches darin besteht, die Sulfonierungsreaktion mit einer überschüssigen Menge 96%-iger Schwefelsäure durchzuführen, wobei die Schwefelsäure als Reaktionslösungsmittel verwendet wird.
- Verfahren nach Anspruch 2, welches darin besteht, die Reaktion bei einer Temperatur zwischen 60°C und 120°C, vorzugsweise bei 90°C durchzuführen.
- Verfahren nach Anspruch 1, welches darin besteht, die Verbindung der Formel IV:in Form ihres Natrium-, Kalium- oder Ammoniumsalzes, vorzugsweise in Form des Kaliumsalzes abzutrennen.
- Verfahren nach Anspruch 1, welches darin besteht, Tetrabutylammoniumhydroxid oder Trimethylbenzylammoniumhydroxid oder deren Salze, vorzugsweise Tetrabutylammoniumchlorid oder Trimethylbenzylammoniumchlorid als Phasentransferkatalysator zu verwenden.
- Verfahren nach Anspruch 1, welches darin besteht, die Methylierung der Verbindung der allgemeinen Formel IV– worin Z die in Anspruch 1 angegebene Bedeutung besitzt – in Wasser oder in einer Mischung aus Wasser und einem mit Wasser nicht mischbaren Lösungsmittel durchzuführen.
- Verfahren nach Anspruch 6, welches darin besteht, als mit Wasser nicht mischbares Lösungsmittel Tuluol, Xylol oder Dichlormethan zu verwenden.
- Verfahren nach Anspruch 1, welches darin besteht, die Verbindung der allgemeinen Formel V:in Form ihres Natrium-, Kalium- oder Ammoniumsalzes, vorzugsweise in Form ihres Kaliumsalzes abzutrennen.

- Verfahren nach Anspruch 1, welches darin besteht, als säurebindendes Mittel Trialkylamine, Dialkylaniline, tert.-Alkylamine, vorzugsweise tert.-Butylamin zu verwenden.
- Verfahren nach Anspruch 1, welches darin besteht, als aprotisches Lösungsmittel chlorierte Kohlenwasserstoffe, wie Dichlormethan, Dichlorethan, Chloroform, Acetonitril oder Aceton, vorzugsweise Dichlormethan oder Aceton zu verwenden.
- Verfahren nach Anspruch 1, welches darin besteht, die Reaktion von 3-Methoxy-4-chlorsulfonyl-benzoylchlorid mit t-Butylamin bei einer Temperatur zwischen –40°C und Raumtemperatur, vorzugsweise zwischen –5°C und –10°C durchzuführen.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| HU9902375 | 1999-07-15 | ||
| HU9902375A HU225150B1 (en) | 1999-07-15 | 1999-07-15 | Novel process for producing 2-methoxy-4-(t-butylaminocarbonyl)-benzenesulfonyl chloride |
| PCT/HU2000/000080 WO2001005754A1 (en) | 1999-07-15 | 2000-07-13 | Method for the preparation of 2-methoxy-4-(n-t-butylamino-carbonyl)-benzenesulfonyl chloride |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| DE60008884D1 DE60008884D1 (de) | 2004-04-15 |
| DE60008884T2 true DE60008884T2 (de) | 2005-02-03 |
Family
ID=89998737
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE60008884T Expired - Lifetime DE60008884T2 (de) | 1999-07-15 | 2000-07-13 | Verfahren zur herstellung von 2-methoxy-4-(n-t-butylamino-carbonyl)-benzolsulfonsaürechlorid |
Country Status (17)
| Country | Link |
|---|---|
| US (1) | US6548702B1 (de) |
| EP (1) | EP1202960B1 (de) |
| JP (1) | JP4636761B2 (de) |
| CN (1) | CN1164571C (de) |
| AT (1) | ATE261430T1 (de) |
| AU (1) | AU6308300A (de) |
| BR (1) | BR0012430B1 (de) |
| CA (1) | CA2378337C (de) |
| CZ (1) | CZ2002146A3 (de) |
| DE (1) | DE60008884T2 (de) |
| ES (1) | ES2215699T3 (de) |
| HR (1) | HRP20020141B1 (de) |
| HU (1) | HU225150B1 (de) |
| MX (1) | MXPA01013342A (de) |
| PL (1) | PL199425B1 (de) |
| SK (1) | SK286031B6 (de) |
| WO (1) | WO2001005754A1 (de) |
Families Citing this family (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP4520145B2 (ja) * | 2001-07-31 | 2010-08-04 | サノフィ−アベンティス | 3−スピロ[シクロヘキサン−1,3’−[3h]インドリン]−2’−オン誘導体の調製のための方法 |
| CN105621518A (zh) * | 2015-12-29 | 2016-06-01 | 浙江奇彩环境科技股份有限公司 | 一种3,4-二氯苯磺酸废水的资源化处理方法 |
| CN110372548A (zh) * | 2018-04-12 | 2019-10-25 | 南京化学试剂股份有限公司 | 一种5-磺基水杨酸的精制方法 |
| CN113402437B (zh) * | 2021-06-29 | 2023-07-14 | 河北维达康生物科技有限公司 | 一种合成膳食补充剂褪黑素的新方法 |
Family Cites Families (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3953507A (en) * | 1973-08-31 | 1976-04-27 | Stauffer Chemical Company | N-t-butyl-α-(3,5-substituted phenoxy) alkyl amides and their use as herbicides |
| FR2740136B1 (fr) | 1995-10-24 | 1998-01-09 | Sanofi Sa | Derives d'indolin-2-one, procede pour leur preparation et les compositions pharmaceutiques les contenant |
| FR2757157B1 (fr) * | 1996-12-13 | 1999-12-31 | Sanofi Sa | Derives d'indolin-2-one, procede pour leur preparation et compositions pharmaceutiques les contenant |
-
1999
- 1999-07-15 HU HU9902375A patent/HU225150B1/hu not_active IP Right Cessation
-
2000
- 2000-07-13 DE DE60008884T patent/DE60008884T2/de not_active Expired - Lifetime
- 2000-07-13 CN CNB008102945A patent/CN1164571C/zh not_active Expired - Fee Related
- 2000-07-13 CA CA002378337A patent/CA2378337C/en not_active Expired - Fee Related
- 2000-07-13 SK SK47-2002A patent/SK286031B6/sk not_active IP Right Cessation
- 2000-07-13 ES ES00949824T patent/ES2215699T3/es not_active Expired - Lifetime
- 2000-07-13 EP EP00949824A patent/EP1202960B1/de not_active Expired - Lifetime
- 2000-07-13 CZ CZ2002146A patent/CZ2002146A3/cs unknown
- 2000-07-13 HR HR20020141A patent/HRP20020141B1/xx not_active IP Right Cessation
- 2000-07-13 BR BRPI0012430-3A patent/BR0012430B1/pt not_active IP Right Cessation
- 2000-07-13 AU AU63083/00A patent/AU6308300A/en not_active Abandoned
- 2000-07-13 AT AT00949824T patent/ATE261430T1/de not_active IP Right Cessation
- 2000-07-13 WO PCT/HU2000/000080 patent/WO2001005754A1/en not_active Ceased
- 2000-07-13 PL PL352466A patent/PL199425B1/pl not_active IP Right Cessation
- 2000-07-13 US US10/030,655 patent/US6548702B1/en not_active Expired - Fee Related
- 2000-07-13 JP JP2001511415A patent/JP4636761B2/ja not_active Expired - Fee Related
- 2000-07-13 MX MXPA01013342A patent/MXPA01013342A/es active IP Right Grant
Also Published As
| Publication number | Publication date |
|---|---|
| JP2003505366A (ja) | 2003-02-12 |
| BR0012430A (pt) | 2002-03-26 |
| SK286031B6 (sk) | 2008-01-07 |
| SK472002A3 (en) | 2003-02-04 |
| PL199425B1 (pl) | 2008-09-30 |
| CA2378337C (en) | 2008-05-20 |
| PL352466A1 (en) | 2003-08-25 |
| CN1164571C (zh) | 2004-09-01 |
| ES2215699T3 (es) | 2004-10-16 |
| BR0012430B1 (pt) | 2011-05-17 |
| JP4636761B2 (ja) | 2011-02-23 |
| MXPA01013342A (es) | 2002-08-20 |
| CA2378337A1 (en) | 2001-01-25 |
| AU6308300A (en) | 2001-02-05 |
| EP1202960B1 (de) | 2004-03-10 |
| HU225150B1 (en) | 2006-07-28 |
| HRP20020141B1 (en) | 2010-09-30 |
| HU9902375D0 (en) | 1999-10-28 |
| US6548702B1 (en) | 2003-04-15 |
| ATE261430T1 (de) | 2004-03-15 |
| WO2001005754A1 (en) | 2001-01-25 |
| HRP20020141A2 (en) | 2003-10-31 |
| DE60008884D1 (de) | 2004-04-15 |
| HUP9902375A3 (en) | 2002-11-28 |
| CN1360569A (zh) | 2002-07-24 |
| EP1202960A1 (de) | 2002-05-08 |
| CZ2002146A3 (cs) | 2002-11-13 |
| HUP9902375A2 (hu) | 2001-05-28 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE69912134T2 (de) | Difluoromethansulfonyl-anilid-derivate, verfahren zu ihrer herstellung und sie als aktiven bestandteil enthaltende herbizide | |
| EP2200978A1 (de) | Verfahren zur herstelung von sulfonsäurediamiden | |
| DE3502991A1 (de) | Substituierte phenyloxethylsulfone und verfahren zu ihrer herstellung | |
| DE69514270T2 (de) | 5-ALKOXY[1,2,4]TRIAZOLO[1,5-c]PYRIMDIN-2(3H)-THIONVERBINDUNGEN UND IHRE VERWENDUNG ZUR HERSTELLUNG VON 2,2'-DITHIOBIS(5-ALKOXY[1,2,4]TRIAZOLO [1,5-c]PYRIMIDIN) UND 2-CHLOROSULFONYL-5-ALKOXY[1,2,4]TRIAZOLO[1,5-c] PYRIMIDINVERBINDUNGEN | |
| DE3887579T2 (de) | Mercapto-substituierte Pyridine und Verfahren zu deren Herstellung. | |
| DE60202245T2 (de) | Herstellungsmethode von Famciclovir und Herstellungs- bzw. Kristallisationsmethode eines entsprechenden Intermediates | |
| DE69514271T2 (de) | 5-alkoxy-1,2,4-triazolo[4,3-c]pyrimidin-3(2h)-thionverbindungen und ihre verwendung zur herstellung von 5-alkoxy-1,2,4-triazolo[1,5-c]pyrimidin-2(3h)thion- und 3-hydroxycarbylthio-5-alkoxy-1,2,4-triazolo[4,3-c]pyrimidinverbindungen | |
| EP0907638A2 (de) | 4-jod-2- n-(n-alkyl-aminocarbonyl)-aminosulfonyl]-benzoesäuremethylester und -derivate und verfahren zu deren herstellung | |
| EP2895458B1 (de) | Kontinuierliches verfahren zur herstellung von ortho-substituierten anilinen in einem flussreaktor | |
| EP1202960B1 (de) | Verfahren zur herstellung von 2-methoxy-4-(n-t-butylamino-carbonyl)-benzolsulfonsaürechlorid | |
| DE69821763T2 (de) | Verfahren zur herstellung von 2-alkylthio-substituierten benzoesäurederivaten | |
| EP0115811B1 (de) | 2,4-Dichlor-5-thiazolcarboxaldehyd und ein Verfahren zu seiner Herstellung | |
| DE3135367A1 (de) | "verfahren zur herstellung von nitrophenyl-(beta)-hydroxyaethylsulfid- und -(beta)-hydroxyaethylsulfon-derivaten" | |
| EP0053314B1 (de) | Verfahren zur Chlorsulfonierung von Diphenyl und Diphenylether | |
| EP0527314B1 (de) | Verfahren zur Herstellung von 2-Aryl-2H-1,2,3-triazolen | |
| EP0427071B1 (de) | Verfahren zur Herstellung von 2-Aminobenzol-disulfonsäuren-(1,4) | |
| EP1250318B1 (de) | Verfahren zur herstellung von aryl-iminomethyl-carbaminsäureestern | |
| DE3323510A1 (de) | 2-ketosulfonamide und verfahren zu deren herstellung | |
| DE3831712A1 (de) | Verfahren zur herstellung von 4,4"-dihydroxyterphenyl | |
| DE69104920T2 (de) | Verfahren zur herstellung von pyrimidintrionderivaten. | |
| DE10231496B4 (de) | Verfahren zur Herstellung von hochreinem, kristallinem 4-Amino-5,6-dimethoxypyrimidin | |
| DE2614825B2 (de) | Verfahren zur Herstellung von Aminonitrophenolen | |
| DE19543676A1 (de) | Verfahren zur Herstellung von substituierten Aryluracilen | |
| EP0036841A1 (de) | Verfahren zur Herstellung von 1,3-Benzodithiolderivaten | |
| DE1768582A1 (de) | Verfahren zur Herstellung von 2,3-Dichlor-4-butyrylphenoxyessigsaeure |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 8364 | No opposition during term of opposition | ||
| 8327 | Change in the person/name/address of the patent owner |
Owner name: SANOFI-AVENTIS, PARIS, FR |