EP0000057A1 - Selektiv geschützte 4,6-Di-O-(aminoglycosyl)-1,3-diaminocyclitole - Google Patents
Selektiv geschützte 4,6-Di-O-(aminoglycosyl)-1,3-diaminocyclitole Download PDFInfo
- Publication number
- EP0000057A1 EP0000057A1 EP78100099A EP78100099A EP0000057A1 EP 0000057 A1 EP0000057 A1 EP 0000057A1 EP 78100099 A EP78100099 A EP 78100099A EP 78100099 A EP78100099 A EP 78100099A EP 0000057 A1 EP0000057 A1 EP 0000057A1
- Authority
- EP
- European Patent Office
- Prior art keywords
- formula
- sisomicin
- phenyl
- hydrogen
- tetra
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
- -1 phenyl-substituted phenyl Chemical group 0.000 claims abstract description 31
- 150000001875 compounds Chemical class 0.000 claims abstract description 26
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims abstract description 22
- 229910052739 hydrogen Inorganic materials 0.000 claims abstract description 17
- 239000001257 hydrogen Substances 0.000 claims abstract description 17
- 150000002431 hydrogen Chemical class 0.000 claims abstract description 14
- 238000002360 preparation method Methods 0.000 claims abstract description 12
- 238000000034 method Methods 0.000 claims abstract description 11
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims abstract description 8
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims abstract description 7
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 claims abstract description 5
- 125000002221 trityl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1C([*])(C1=C(C(=C(C(=C1[H])[H])[H])[H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 claims abstract description 4
- 229960005456 sisomicin Drugs 0.000 claims description 50
- URWAJWIAIPFPJE-UHFFFAOYSA-N Rickamicin Natural products O1CC(O)(C)C(NC)C(O)C1OC1C(O)C(OC2C(CC=C(CN)O2)N)C(N)CC1N URWAJWIAIPFPJE-UHFFFAOYSA-N 0.000 claims description 32
- 229930192786 Sisomicin Natural products 0.000 claims description 32
- URWAJWIAIPFPJE-YFMIWBNJSA-N sisomycin Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H](CC=C(CN)O2)N)[C@@H](N)C[C@H]1N URWAJWIAIPFPJE-YFMIWBNJSA-N 0.000 claims description 32
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims description 20
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 claims description 15
- RMVRSNDYEFQCLF-UHFFFAOYSA-N thiophenol Chemical compound SC1=CC=CC=C1 RMVRSNDYEFQCLF-UHFFFAOYSA-N 0.000 claims description 15
- 238000006243 chemical reaction Methods 0.000 claims description 10
- 125000006239 protecting group Chemical group 0.000 claims description 10
- 150000003839 salts Chemical class 0.000 claims description 8
- 239000002253 acid Substances 0.000 claims description 7
- 229910052736 halogen Inorganic materials 0.000 claims description 7
- 150000002367 halogens Chemical class 0.000 claims description 7
- 239000003960 organic solvent Substances 0.000 claims description 7
- 238000005917 acylation reaction Methods 0.000 claims description 6
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 claims description 5
- 238000005991 sulfenylation reaction Methods 0.000 claims description 5
- OTLNPYWUJOZPPA-UHFFFAOYSA-M 4-nitrobenzoate Chemical compound [O-]C(=O)C1=CC=C([N+]([O-])=O)C=C1 OTLNPYWUJOZPPA-UHFFFAOYSA-M 0.000 claims description 4
- RWSOTUBLDIXVET-UHFFFAOYSA-N Dihydrogen sulfide Chemical compound S RWSOTUBLDIXVET-UHFFFAOYSA-N 0.000 claims description 4
- 230000003213 activating effect Effects 0.000 claims description 4
- 150000002148 esters Chemical class 0.000 claims description 4
- 229910000037 hydrogen sulfide Inorganic materials 0.000 claims description 4
- 125000001424 substituent group Chemical group 0.000 claims description 4
- 239000007795 chemical reaction product Substances 0.000 claims description 3
- 239000003795 chemical substances by application Substances 0.000 claims description 3
- CIUQDSCDWFSTQR-UHFFFAOYSA-N [C]1=CC=CC=C1 Chemical compound [C]1=CC=CC=C1 CIUQDSCDWFSTQR-UHFFFAOYSA-N 0.000 claims description 2
- 125000005843 halogen group Chemical group 0.000 claims description 2
- 239000012442 inert solvent Substances 0.000 claims description 2
- 239000012434 nucleophilic reagent Substances 0.000 claims description 2
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 101
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 65
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 46
- 239000000203 mixture Substances 0.000 description 20
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 18
- 239000000047 product Substances 0.000 description 12
- 239000000243 solution Substances 0.000 description 11
- 239000000706 filtrate Substances 0.000 description 10
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 9
- 239000002904 solvent Substances 0.000 description 9
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 8
- 238000005481 NMR spectroscopy Methods 0.000 description 8
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 8
- 238000001704 evaporation Methods 0.000 description 8
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 7
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 7
- 239000000460 chlorine Substances 0.000 description 7
- 230000008020 evaporation Effects 0.000 description 7
- 150000002500 ions Chemical class 0.000 description 7
- 239000003208 petroleum Substances 0.000 description 7
- 239000011541 reaction mixture Substances 0.000 description 7
- 0 CCC1OC(*)C(*)CC1* Chemical compound CCC1OC(*)C(*)CC1* 0.000 description 6
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 6
- 239000000543 intermediate Substances 0.000 description 6
- 238000003756 stirring Methods 0.000 description 6
- YBADLXQNJCMBKR-UHFFFAOYSA-M (4-nitrophenyl)acetate Chemical compound [O-]C(=O)CC1=CC=C([N+]([O-])=O)C=C1 YBADLXQNJCMBKR-UHFFFAOYSA-M 0.000 description 5
- GCLCARAXIXZEAH-UHFFFAOYSA-N 2-[2,4-diamino-5-[[3-amino-6-(aminomethyl)-3,4-dihydro-2h-pyran-2-yl]oxy]-3,6-dihydroxycyclohexyl]oxy-5-methyl-4-(methylamino)oxane-3,5-diol Chemical compound O1CC(O)(C)C(NC)C(O)C1OC1C(O)C(OC2C(CC=C(CN)O2)N)C(N)C(O)C1N GCLCARAXIXZEAH-UHFFFAOYSA-N 0.000 description 5
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 5
- KZMGYPLQYOPHEL-UHFFFAOYSA-N Boron trifluoride etherate Chemical compound FB(F)F.CCOCC KZMGYPLQYOPHEL-UHFFFAOYSA-N 0.000 description 5
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 5
- 239000003242 anti bacterial agent Substances 0.000 description 5
- 229940088710 antibiotic agent Drugs 0.000 description 5
- 239000008346 aqueous phase Substances 0.000 description 5
- 239000003153 chemical reaction reagent Substances 0.000 description 5
- 239000002244 precipitate Substances 0.000 description 5
- 239000000741 silica gel Substances 0.000 description 5
- 229910002027 silica gel Inorganic materials 0.000 description 5
- 125000004646 sulfenyl group Chemical group S(*)* 0.000 description 5
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 4
- 238000001644 13C nuclear magnetic resonance spectroscopy Methods 0.000 description 4
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 4
- 125000002252 acyl group Chemical group 0.000 description 4
- 239000006260 foam Substances 0.000 description 4
- LKKVGKXCMYHKSL-LLZRLKDCSA-N gentamycin A Chemical compound O[C@H]1[C@H](NC)[C@@H](O)CO[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H](CO)O2)N)[C@@H](N)C[C@H]1N LKKVGKXCMYHKSL-LLZRLKDCSA-N 0.000 description 4
- 238000004519 manufacturing process Methods 0.000 description 4
- 239000012071 phase Substances 0.000 description 4
- 229920006395 saturated elastomer Polymers 0.000 description 4
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 4
- MDWJRZJUSVAZQI-UHFFFAOYSA-N 1-nitro-2-(4-nitrophenoxy)sulfanylbenzene Chemical compound C1=CC([N+](=O)[O-])=CC=C1OSC1=CC=CC=C1[N+]([O-])=O MDWJRZJUSVAZQI-UHFFFAOYSA-N 0.000 description 3
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 3
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 3
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 3
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 3
- 230000010933 acylation Effects 0.000 description 3
- 125000003277 amino group Chemical group 0.000 description 3
- 239000002585 base Substances 0.000 description 3
- 239000003480 eluent Substances 0.000 description 3
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 3
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 3
- NTNKNFHIAFDCSJ-UHFFFAOYSA-N (2-nitrophenyl) thiohypochlorite Chemical compound [O-][N+](=O)C1=CC=CC=C1SCl NTNKNFHIAFDCSJ-UHFFFAOYSA-N 0.000 description 2
- URWAJWIAIPFPJE-VHLNBGGKSA-N (2r,3r,4r,5r)-2-[(1s,2r,3r,4s,6r)-4,6-diamino-3-[[(2s,3r)-3-amino-6-(aminomethyl)-3,4-dihydro-2h-pyran-2-yl]oxy]-2-hydroxycyclohexyl]oxy-5-methyl-4-(methylamino)oxane-3,5-diol Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@H](O)[C@H](O[C@@H]2[C@@H](CC=C(CN)O2)N)[C@@H](N)C[C@H]1N URWAJWIAIPFPJE-VHLNBGGKSA-N 0.000 description 2
- CEAZRRDELHUEMR-CAMVTXANSA-N (2r,3r,4r,5r)-2-[(1s,2s,3r,4s,6r)-4,6-diamino-3-[(2r,3r,6s)-3-amino-6-[(1r)-1-(methylamino)ethyl]oxan-2-yl]oxy-2-hydroxycyclohexyl]oxy-5-methyl-4-(methylamino)oxane-3,5-diol Chemical compound O1[C@H]([C@@H](C)NC)CC[C@@H](N)[C@H]1O[C@H]1[C@H](O)[C@@H](O[C@@H]2[C@@H]([C@@H](NC)[C@@](C)(O)CO2)O)[C@H](N)C[C@@H]1N CEAZRRDELHUEMR-CAMVTXANSA-N 0.000 description 2
- XUFIWSHGXVLULG-BSBKYKEKSA-N (2r,3r,4r,5r)-2-[(1s,2s,3r,4s,6r)-4,6-diamino-3-[(2r,3r,6s)-3-amino-6-[(1s)-1-aminoethyl]oxan-2-yl]oxy-2-hydroxycyclohexyl]oxy-5-methyl-4-(methylamino)oxane-3,5-diol Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H](CC[C@H](O2)[C@H](C)N)N)[C@@H](N)C[C@H]1N XUFIWSHGXVLULG-BSBKYKEKSA-N 0.000 description 2
- XUSXOPRDIDWMFO-CTMSJIKGSA-N (2r,3r,4r,5r)-2-[(1s,2s,3r,4s,6r)-4,6-diamino-3-[[(2s,3r)-3-amino-6-[(1s)-1-aminoethyl]-3,4-dihydro-2h-pyran-2-yl]oxy]-2-hydroxycyclohexyl]oxy-5-methyl-4-(methylamino)oxane-3,5-diol Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H](CC=C(O2)[C@H](C)N)N)[C@@H](N)C[C@H]1N XUSXOPRDIDWMFO-CTMSJIKGSA-N 0.000 description 2
- ABCLPPNEPBAKRL-ROQIPNNMSA-N (2r,3s,4s,5r,6s)-2-[(1r)-1-aminoethyl]-6-[(1r,2r,3s,4r,6s)-4,6-diamino-3-[(2r,3r,4r,5r)-3,5-dihydroxy-5-methyl-4-(methylamino)oxan-2-yl]oxy-2-hydroxycyclohexyl]oxyoxane-3,4,5-triol Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H]([C@@H](C)N)O2)O)[C@@H](N)C[C@H]1N ABCLPPNEPBAKRL-ROQIPNNMSA-N 0.000 description 2
- ZGCYBGIXKSTLDX-UHFFFAOYSA-N (4-nitrophenyl) 2-nitrobenzenesulfonate Chemical compound C1=CC([N+](=O)[O-])=CC=C1OS(=O)(=O)C1=CC=CC=C1[N+]([O-])=O ZGCYBGIXKSTLDX-UHFFFAOYSA-N 0.000 description 2
- DAKDDLIZULPEFW-UHFFFAOYSA-N 2-[4,6-diamino-3-[[3-amino-6-(aminomethyl)-3,4-dihydro-2h-pyran-2-yl]oxy]-2-hydroxycyclohexyl]oxy-4-(methylamino)oxane-3,5-diol Chemical compound OC1C(NC)C(O)COC1OC1C(O)C(OC2C(CC=C(CN)O2)N)C(N)CC1N DAKDDLIZULPEFW-UHFFFAOYSA-N 0.000 description 2
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonium chloride Substances [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 2
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 2
- YQGZDAPJXRYYLX-ZFAMMYHGSA-N Antibiotic JI-20A Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H](CN)O2)N)[C@@H](N)C[C@H]1N YQGZDAPJXRYYLX-ZFAMMYHGSA-N 0.000 description 2
- CURLTUGMZLYLDI-UHFFFAOYSA-N Carbon dioxide Chemical compound O=C=O CURLTUGMZLYLDI-UHFFFAOYSA-N 0.000 description 2
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 2
- DNYGXMICFMACRA-XHEDQWPISA-N Gentamicin C2b Chemical compound O1[C@H](CNC)CC[C@@H](N)[C@H]1O[C@H]1[C@H](O)[C@@H](O[C@@H]2[C@@H]([C@@H](NC)[C@@](C)(O)CO2)O)[C@H](N)C[C@@H]1N DNYGXMICFMACRA-XHEDQWPISA-N 0.000 description 2
- HFLKNINDVFJPQT-ZFAMMYHGSA-N Gentamicin X2 Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H](CO)O2)N)[C@@H](N)C[C@H]1N HFLKNINDVFJPQT-ZFAMMYHGSA-N 0.000 description 2
- ZWWVMGQAOAIIQO-UHFFFAOYSA-N Mutamicin 2 Natural products CNC1C(O)C(OC2CC(OC3OC(=CCC3N)CN)C(N)CC2N)OCC1(C)O ZWWVMGQAOAIIQO-UHFFFAOYSA-N 0.000 description 2
- UTHKVKLHMFIYMO-UHFFFAOYSA-N Mutamicin 5 Natural products CNC1C(O)C(OC2C(N)CC(N)C(OC3OC(=CCC3N)CN)C2N)OCC1(C)O UTHKVKLHMFIYMO-UHFFFAOYSA-N 0.000 description 2
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 2
- XUSXOPRDIDWMFO-UHFFFAOYSA-N Verdamicin Natural products O1CC(O)(C)C(NC)C(O)C1OC1C(O)C(OC2C(CC=C(O2)C(C)N)N)C(N)CC1N XUSXOPRDIDWMFO-UHFFFAOYSA-N 0.000 description 2
- TUCNEACPLKLKNU-UHFFFAOYSA-N acetyl Chemical compound C[C]=O TUCNEACPLKLKNU-UHFFFAOYSA-N 0.000 description 2
- 150000007513 acids Chemical class 0.000 description 2
- 229910001854 alkali hydroxide Inorganic materials 0.000 description 2
- 229940126575 aminoglycoside Drugs 0.000 description 2
- 239000002647 aminoglycoside antibiotic agent Substances 0.000 description 2
- 229910021529 ammonia Inorganic materials 0.000 description 2
- 235000011114 ammonium hydroxide Nutrition 0.000 description 2
- 244000052616 bacterial pathogen Species 0.000 description 2
- RHRAMPXHWHSKQB-GGEUKFTFSA-N betamicin Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H](CN)O2)O)[C@@H](N)C[C@H]1N RHRAMPXHWHSKQB-GGEUKFTFSA-N 0.000 description 2
- 239000003610 charcoal Substances 0.000 description 2
- 229910052801 chlorine Inorganic materials 0.000 description 2
- 238000003776 cleavage reaction Methods 0.000 description 2
- 239000003085 diluting agent Substances 0.000 description 2
- RHRAMPXHWHSKQB-UHFFFAOYSA-N gentamicin B Natural products O1CC(O)(C)C(NC)C(O)C1OC1C(O)C(OC2C(C(O)C(O)C(CN)O2)O)C(N)CC1N RHRAMPXHWHSKQB-UHFFFAOYSA-N 0.000 description 2
- VEGXETMJINRLTH-BOZYPMBZSA-N gentamycin C1a Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H](CC[C@@H](CN)O2)N)[C@@H](N)C[C@H]1N VEGXETMJINRLTH-BOZYPMBZSA-N 0.000 description 2
- XUFIWSHGXVLULG-JYDJLPLMSA-N gentamycin C2 Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H](CC[C@H](O2)[C@@H](C)N)N)[C@@H](N)C[C@H]1N XUFIWSHGXVLULG-JYDJLPLMSA-N 0.000 description 2
- 125000004433 nitrogen atom Chemical group N* 0.000 description 2
- 239000012074 organic phase Substances 0.000 description 2
- VLTRZXGMWDSKGL-UHFFFAOYSA-N perchloric acid Chemical compound OCl(=O)(=O)=O VLTRZXGMWDSKGL-UHFFFAOYSA-N 0.000 description 2
- 230000001376 precipitating effect Effects 0.000 description 2
- 230000007017 scission Effects 0.000 description 2
- NDVLTYZPCACLMA-UHFFFAOYSA-N silver oxide Chemical compound [O-2].[Ag+].[Ag+] NDVLTYZPCACLMA-UHFFFAOYSA-N 0.000 description 2
- 239000011734 sodium Substances 0.000 description 2
- 239000007858 starting material Substances 0.000 description 2
- 239000000126 substance Substances 0.000 description 2
- 229960000707 tobramycin Drugs 0.000 description 2
- NLVFBUXFDBBNBW-PBSUHMDJSA-N tobramycin Chemical compound N[C@@H]1C[C@H](O)[C@@H](CN)O[C@@H]1O[C@H]1[C@H](O)[C@@H](O[C@@H]2[C@@H]([C@@H](N)[C@H](O)[C@@H](CO)O2)O)[C@H](N)C[C@@H]1N NLVFBUXFDBBNBW-PBSUHMDJSA-N 0.000 description 2
- YVDBISQMWKWRBX-UHFFFAOYSA-N (2,3,4,5,6-pentachlorophenyl) thiohypochlorite Chemical compound ClSC1=C(Cl)C(Cl)=C(Cl)C(Cl)=C1Cl YVDBISQMWKWRBX-UHFFFAOYSA-N 0.000 description 1
- KUUCPAXUKWTUCV-UHFFFAOYSA-N (2,4,5-trichlorophenyl) thiohypochlorite Chemical compound ClSC1=CC(Cl)=C(Cl)C=C1Cl KUUCPAXUKWTUCV-UHFFFAOYSA-N 0.000 description 1
- GPXDNWQSQHFKRB-UHFFFAOYSA-N (2,4-dinitrophenyl) thiohypochlorite Chemical compound [O-][N+](=O)C1=CC=C(SCl)C([N+]([O-])=O)=C1 GPXDNWQSQHFKRB-UHFFFAOYSA-N 0.000 description 1
- BWRBVBFLFQKBPT-UHFFFAOYSA-N (2-nitrophenyl)methanol Chemical compound OCC1=CC=CC=C1[N+]([O-])=O BWRBVBFLFQKBPT-UHFFFAOYSA-N 0.000 description 1
- BRZYSWJRSDMWLG-DJWUNRQOSA-N (2r,3r,4r,5r)-2-[(1s,2s,3r,4s,6r)-4,6-diamino-3-[(2s,3r,4r,5s,6r)-3-amino-4,5-dihydroxy-6-[(1r)-1-hydroxyethyl]oxan-2-yl]oxy-2-hydroxycyclohexyl]oxy-5-methyl-4-(methylamino)oxane-3,5-diol Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H]([C@@H](C)O)O2)N)[C@@H](N)C[C@H]1N BRZYSWJRSDMWLG-DJWUNRQOSA-N 0.000 description 1
- VQIQBLPBAALGJT-UHFFFAOYSA-N (4-nitrophenyl) 2-methoxyacetate Chemical compound COCC(=O)OC1=CC=C([N+]([O-])=O)C=C1 VQIQBLPBAALGJT-UHFFFAOYSA-N 0.000 description 1
- 125000004178 (C1-C4) alkyl group Chemical group 0.000 description 1
- 125000000229 (C1-C4)alkoxy group Chemical group 0.000 description 1
- JDEUEGOHTXPGLL-UHFFFAOYSA-N 1,2,3,4,5-pentachloro-6-(4-nitrophenoxy)sulfanylbenzene Chemical compound C1=CC([N+](=O)[O-])=CC=C1OSC1=C(Cl)C(Cl)=C(Cl)C(Cl)=C1Cl JDEUEGOHTXPGLL-UHFFFAOYSA-N 0.000 description 1
- KZEVSDGEBAJOTK-UHFFFAOYSA-N 1-(2,4,6,7-tetrahydrotriazolo[4,5-c]pyridin-5-yl)-2-[5-[2-[[3-(trifluoromethoxy)phenyl]methylamino]pyrimidin-5-yl]-1,3,4-oxadiazol-2-yl]ethanone Chemical compound N1N=NC=2CN(CCC=21)C(CC=1OC(=NN=1)C=1C=NC(=NC=1)NCC1=CC(=CC=C1)OC(F)(F)F)=O KZEVSDGEBAJOTK-UHFFFAOYSA-N 0.000 description 1
- ATPQHBQUXWELOE-UHFFFAOYSA-N 1-hydroxysulfanyl-2,4-dinitrobenzene Chemical compound OSC1=CC=C([N+]([O-])=O)C=C1[N+]([O-])=O ATPQHBQUXWELOE-UHFFFAOYSA-N 0.000 description 1
- JVKRKMWZYMKVTQ-UHFFFAOYSA-N 2-[4-[2-(2,3-dihydro-1H-inden-2-ylamino)pyrimidin-5-yl]pyrazol-1-yl]-N-(2-oxo-3H-1,3-benzoxazol-6-yl)acetamide Chemical compound C1C(CC2=CC=CC=C12)NC1=NC=C(C=N1)C=1C=NN(C=1)CC(=O)NC1=CC2=C(NC(O2)=O)C=C1 JVKRKMWZYMKVTQ-UHFFFAOYSA-N 0.000 description 1
- MCSXGCZMEPXKIW-UHFFFAOYSA-N 3-hydroxy-4-[(4-methyl-2-nitrophenyl)diazenyl]-N-(3-nitrophenyl)naphthalene-2-carboxamide Chemical compound Cc1ccc(N=Nc2c(O)c(cc3ccccc23)C(=O)Nc2cccc(c2)[N+]([O-])=O)c(c1)[N+]([O-])=O MCSXGCZMEPXKIW-UHFFFAOYSA-N 0.000 description 1
- VOLRSQPSJGXRNJ-UHFFFAOYSA-N 4-nitrobenzyl bromide Chemical compound [O-][N+](=O)C1=CC=C(CBr)C=C1 VOLRSQPSJGXRNJ-UHFFFAOYSA-N 0.000 description 1
- DFGKGUXTPFWHIX-UHFFFAOYSA-N 6-[2-[4-[2-(2,3-dihydro-1H-inden-2-ylamino)pyrimidin-5-yl]piperazin-1-yl]acetyl]-3H-1,3-benzoxazol-2-one Chemical compound C1C(CC2=CC=CC=C12)NC1=NC=C(C=N1)N1CCN(CC1)CC(=O)C1=CC2=C(NC(O2)=O)C=C1 DFGKGUXTPFWHIX-UHFFFAOYSA-N 0.000 description 1
- VIAXDDBFFSKHGA-UHFFFAOYSA-N Antibiotic G52 Natural products CNC1CC(N)C(OC2OCC(C)(O)C(NC)C2O)C(O)C1OC3OC(=CCC3N)CN VIAXDDBFFSKHGA-UHFFFAOYSA-N 0.000 description 1
- WYJSPPYVEJPMJA-DJWUNRQOSA-N Antibiotic JI-20B Chemical compound O1C[C@@](O)(C)[C@H](NC)[C@@H](O)[C@H]1O[C@@H]1[C@@H](O)[C@H](O[C@@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H]([C@@H](C)N)O2)N)[C@@H](N)C[C@H]1N WYJSPPYVEJPMJA-DJWUNRQOSA-N 0.000 description 1
- 208000035143 Bacterial infection Diseases 0.000 description 1
- DWAOQNAOAZJBRR-UHFFFAOYSA-N CCC1OC(C)CCC1N Chemical compound CCC1OC(C)CCC1N DWAOQNAOAZJBRR-UHFFFAOYSA-N 0.000 description 1
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 1
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N DMSO Substances CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 1
- XTHFKEDIFFGKHM-UHFFFAOYSA-N Dimethoxyethane Chemical compound COCCOC XTHFKEDIFFGKHM-UHFFFAOYSA-N 0.000 description 1
- HFLKNINDVFJPQT-UHFFFAOYSA-N Gentamicin X2 Natural products O1CC(O)(C)C(NC)C(O)C1OC1C(O)C(OC2C(C(O)C(O)C(CO)O2)N)C(N)CC1N HFLKNINDVFJPQT-UHFFFAOYSA-N 0.000 description 1
- XEEYBQQBJWHFJM-UHFFFAOYSA-N Iron Chemical compound [Fe] XEEYBQQBJWHFJM-UHFFFAOYSA-N 0.000 description 1
- 125000003047 N-acetyl group Chemical group 0.000 description 1
- 206010033109 Ototoxicity Diseases 0.000 description 1
- 229910004298 SiO 2 Inorganic materials 0.000 description 1
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 1
- ORWKVZNEPHTCQE-UHFFFAOYSA-N acetic formic anhydride Chemical compound CC(=O)OC=O ORWKVZNEPHTCQE-UHFFFAOYSA-N 0.000 description 1
- WETWJCDKMRHUPV-UHFFFAOYSA-N acetyl chloride Chemical compound CC(Cl)=O WETWJCDKMRHUPV-UHFFFAOYSA-N 0.000 description 1
- 239000012346 acetyl chloride Substances 0.000 description 1
- 150000003855 acyl compounds Chemical class 0.000 description 1
- 150000001298 alcohols Chemical class 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 150000008044 alkali metal hydroxides Chemical class 0.000 description 1
- 229910001860 alkaline earth metal hydroxide Inorganic materials 0.000 description 1
- 125000000217 alkyl group Chemical group 0.000 description 1
- 230000029936 alkylation Effects 0.000 description 1
- 238000005804 alkylation reaction Methods 0.000 description 1
- ARCVBMPERJRMKB-UHFFFAOYSA-N antibiotic g-52 Chemical compound O1C(CNC)=CCC(N)C1OC1C(O)C(OC2C(C(NC)C(C)(O)CO2)O)C(N)CC1N ARCVBMPERJRMKB-UHFFFAOYSA-N 0.000 description 1
- 239000007864 aqueous solution Substances 0.000 description 1
- 125000003118 aryl group Chemical group 0.000 description 1
- 208000022362 bacterial infectious disease Diseases 0.000 description 1
- 159000000009 barium salts Chemical class 0.000 description 1
- ZUDYPQRUOYEARG-UHFFFAOYSA-L barium(2+);dihydroxide;octahydrate Chemical compound O.O.O.O.O.O.O.O.[OH-].[OH-].[Ba+2] ZUDYPQRUOYEARG-UHFFFAOYSA-L 0.000 description 1
- 150000007514 bases Chemical class 0.000 description 1
- 230000003115 biocidal effect Effects 0.000 description 1
- 125000004744 butyloxycarbonyl group Chemical group 0.000 description 1
- 229910052799 carbon Inorganic materials 0.000 description 1
- 125000004432 carbon atom Chemical group C* 0.000 description 1
- 239000001569 carbon dioxide Substances 0.000 description 1
- 229910002092 carbon dioxide Inorganic materials 0.000 description 1
- 150000004649 carbonic acid derivatives Chemical class 0.000 description 1
- 150000001805 chlorine compounds Chemical class 0.000 description 1
- 125000001309 chloro group Chemical group Cl* 0.000 description 1
- 238000011097 chromatography purification Methods 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 239000012043 crude product Substances 0.000 description 1
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- FFYPMLJYZAEMQB-UHFFFAOYSA-N diethyl pyrocarbonate Chemical compound CCOC(=O)OC(=O)OCC FFYPMLJYZAEMQB-UHFFFAOYSA-N 0.000 description 1
- 238000001914 filtration Methods 0.000 description 1
- 230000022244 formylation Effects 0.000 description 1
- 238000006170 formylation reaction Methods 0.000 description 1
- DNYGXMICFMACRA-UHFFFAOYSA-N gentamicin C1A Natural products O1C(CNC)CCC(N)C1OC1C(O)C(OC2C(C(NC)C(C)(O)CO2)O)C(N)CC1N DNYGXMICFMACRA-UHFFFAOYSA-N 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 125000000250 methylamino group Chemical group [H]N(*)C([H])([H])[H] 0.000 description 1
- 229960004744 micronomicin Drugs 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- ZBGPYVZLYBDXKO-HILBYHGXSA-N netilmycin Chemical compound O([C@@H]1[C@@H](N)C[C@H]([C@@H]([C@H]1O)O[C@@H]1[C@]([C@H](NC)[C@@H](O)CO1)(C)O)NCC)[C@H]1OC(CN)=CC[C@H]1N ZBGPYVZLYBDXKO-HILBYHGXSA-N 0.000 description 1
- 239000012038 nucleophile Substances 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 231100000262 ototoxicity Toxicity 0.000 description 1
- 238000001556 precipitation Methods 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- 230000035484 reaction time Effects 0.000 description 1
- 230000009257 reactivity Effects 0.000 description 1
- 238000010992 reflux Methods 0.000 description 1
- 239000011347 resin Substances 0.000 description 1
- 229920005989 resin Polymers 0.000 description 1
- 229910001923 silver oxide Inorganic materials 0.000 description 1
- 229960001435 sisomicin sulfate Drugs 0.000 description 1
- 229910000029 sodium carbonate Inorganic materials 0.000 description 1
- 150000003450 sulfenic acids Chemical class 0.000 description 1
- 229910052717 sulfur Inorganic materials 0.000 description 1
- 239000011593 sulfur Substances 0.000 description 1
- 150000003467 sulfuric acid derivatives Chemical class 0.000 description 1
- 238000004809 thin layer chromatography Methods 0.000 description 1
- 231100000419 toxicity Toxicity 0.000 description 1
- 230000001988 toxicity Effects 0.000 description 1
- ZTQHJLXIUQQVST-UHFFFAOYSA-N trityl thiohypochlorite Chemical compound C=1C=CC=CC=1C(C=1C=CC=CC=1)(SCl)C1=CC=CC=C1 ZTQHJLXIUQQVST-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H15/00—Compounds containing hydrocarbon or substituted hydrocarbon radicals directly attached to hetero atoms of saccharide radicals
- C07H15/20—Carbocyclic rings
- C07H15/22—Cyclohexane rings, substituted by nitrogen atoms
- C07H15/222—Cyclohexane rings substituted by at least two nitrogen atoms
- C07H15/226—Cyclohexane rings substituted by at least two nitrogen atoms with at least two saccharide radicals directly attached to the cyclohexane rings
- C07H15/234—Cyclohexane rings substituted by at least two nitrogen atoms with at least two saccharide radicals directly attached to the cyclohexane rings attached to non-adjacent ring carbon atoms of the cyclohexane rings, e.g. kanamycins, tobramycin, nebramycin, gentamicin A2
- C07H15/236—Cyclohexane rings substituted by at least two nitrogen atoms with at least two saccharide radicals directly attached to the cyclohexane rings attached to non-adjacent ring carbon atoms of the cyclohexane rings, e.g. kanamycins, tobramycin, nebramycin, gentamicin A2 a saccharide radical being substituted by an alkylamino radical in position 3 and by two substituents different from hydrogen in position 4, e.g. gentamicin complex, sisomicin, verdamycin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/04—Antibacterial agents
Definitions
- the sulfenyl protecting groups can both with nucleophiles such as H 2 S thiophenol etc. as well as with weak acids, ie under conditions under which the newly introduced acyl or alkyl radicals are stable.
- acyl radicals such as, for example, aoetyl, ethyloxycarbonyl or t-butyloxycarbonyl groups
- deblocking can be carried out with aqueous alkali or alkaline earth metal hydroxide or with acids such as trifluoroacetic acid, perchloric acid or boron trifluoride etherate in organic solvents or mixtures of organic solvents with water.
- acyl protective groups and cleavage reagents newly introduced alkyl or. Acyl residues not attacked during deblocking.
- the digerate is filtered, the filtrate is shaken twice with ether, the aqueous phase is filtered through 10 ml of basic ion exchanger (OH ⁇ form) and evaporated.
- the colorless evaporation residue consists of the pure 2'-N-acetylsisomicin.
Landscapes
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Engineering & Computer Science (AREA)
- Biochemistry (AREA)
- Biotechnology (AREA)
- Genetics & Genomics (AREA)
- Molecular Biology (AREA)
- Communicable Diseases (AREA)
- Oncology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Saccharide Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
Description
- Die Erfindung betrifft neue, selektiv acylierte oder sulfenylierte 4,6-Di-o-(aminoglykosyl)-1,3-diaminocyclitole, die als Zwischenprodukte zur Herstellung wertvoller neuer und bekannter Antibiotika dienen, sowie ein Verfahren zur Herstellung der selektiv geschützten Verbindungen.
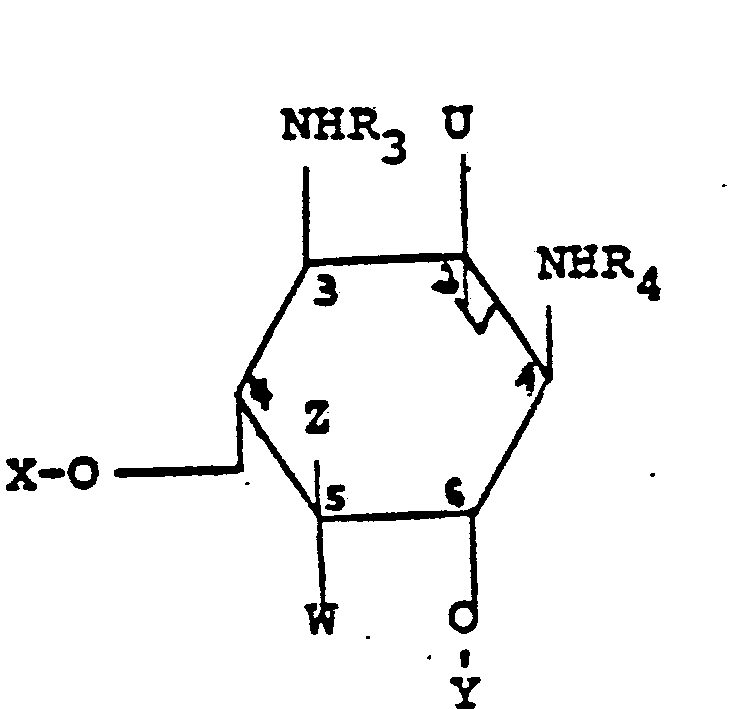
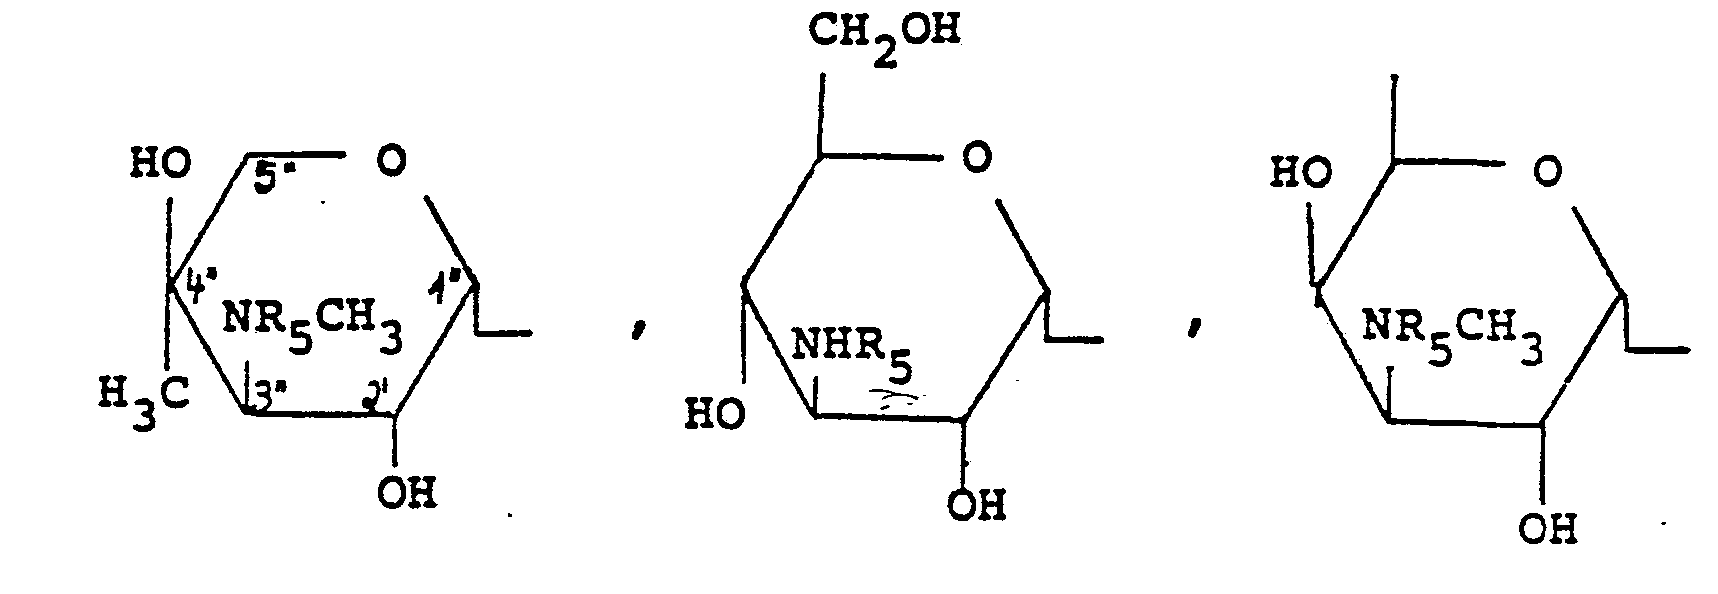
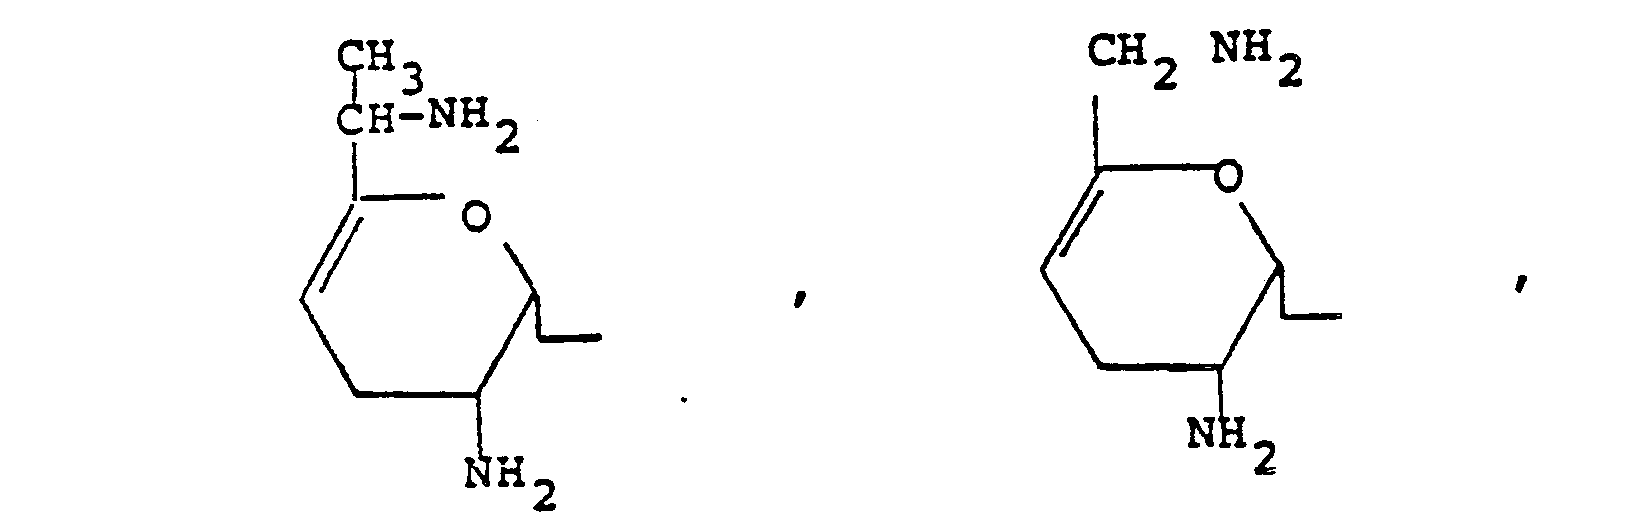
- Die neuen Acyl- oder Sulfenylderivate der 4,6-D1-O-(aminoglykosyl)-1,3-diaminocyclitole lassen sich durch Formel (I) wiedergeben


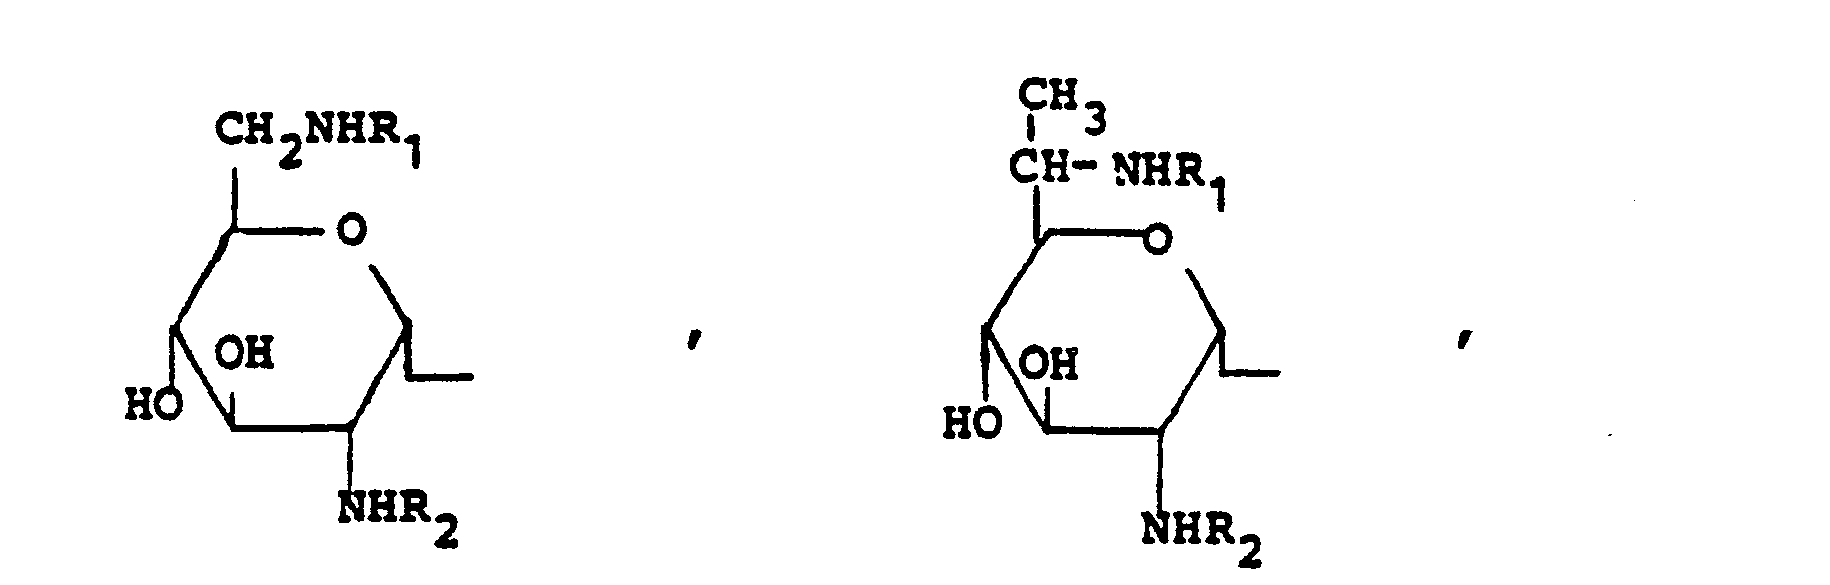

- Y einen Reat


- U, V, W für Wasserstoff oder Hydroxy stehen, und
- Z Wasserstoff, Hydroxy oder Amino bedeutet und
- R1,R2,R3,R4,R5 -Wasserstoff, einen Rest -SR' oder -CO-A, bezeichnen, mit der Maßgabe, daß ein bis vier der Reste R1 bis R5 für Wasserstoff stehen, wobei
- R' für Phenyl, substituiertes Phenyl, Di- oder Triphenylmethyl steht und
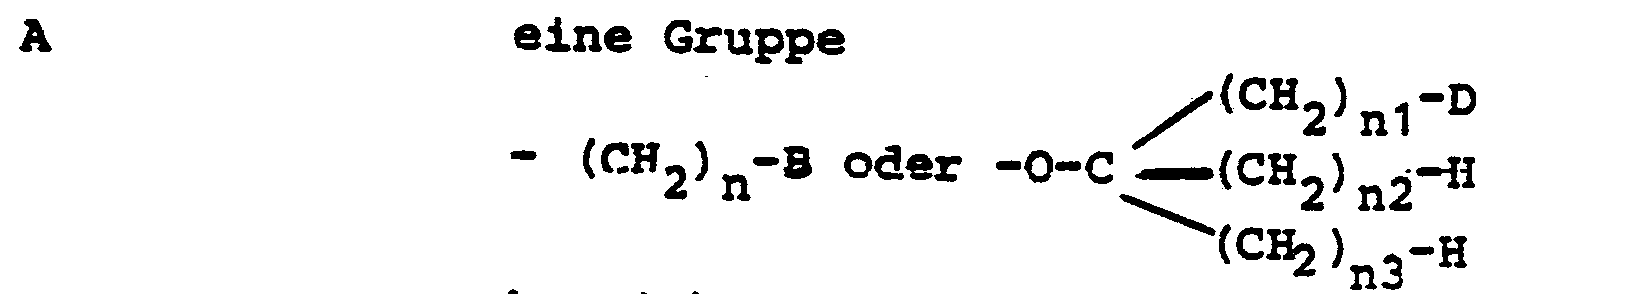
- B, D für Wasserstoff, Phenyl oder substituiertes Phenyl stehen und
- n,n1,n2,n3 unabhängig voneinander für eine Zahl von O bis 5 stehen.
- R' in der Bedeutung von "substituiertes Phenyl" steht bevorzugt für einen Phenylrest, der durch einen bis drei Substituenten aus der Reihe Nitro-, C1-C4-Alkyl-, C1-C4-Alkoxy-, C1-C4-Alkoxycarbonyl- oder Phenylreste oder 1 bis 5 Halogenatome vorzugsweise Chloratome substituiert ist. Als Beispiele seien der o-Nitrophenylsulfenylrest und der 2,4,5-Trichlorphenylsulfenylrest genannt.
- B und D in der Bedeutung von "substituiertes Phenyl" stehen bevorzugt für Phenylreste, die durch einen oder zwei Substituenten aus der Reihe Nitro-, C1-C4-Alkyl-, C1-C4-Alkoxy-, oder Phenylreste oder Halogenatome vorzugsweise Chloratome substituiert sind.
- Von besonderem Interesse sind die erfindungsgemäßen N-geschützten Verbindungen, gemäß Formel (I), die sich von den Antibiotika Gentamicin A, Gentamicin B, Gentamicin B1, Gentamicin C1, Gentamicin C1a, Gentamicin C2, Gentamicin C2a, Gentamicin C2b, Gentamicin X2, Sisomicin, Verdamicin, Tobramycin, G-418, 66-40B, 66-40D, JI-20A, JI-2QB, G52, Mutamicin 1 Mutamicin 2, Mutamicin 4, Mutamicin 5 und Mutamicin 6 ableiten, die also an den Stickstoffatomen dieser Antibiotika die Reste R1,R2,R3,R4 und R5 tragen.
- Von diesen sind die durch Formel (II) wiedergegebenen Derivate von Sisomicin

- R1,R2,R3,R4 und R5 die oben angegebene Bedeutung haben, besonders wertvoll.
- Des weiteren wurde gefunden, daß man die neuen selektiv acylierten oder sulfenylierten 4,6-Di-(aminoglykosyl)-1,3-diaminocyclitole der Formel (I)

- R3,R4,U,V,W,X,Y und Z die oben angegebene Bedeutung besitzen, erhält, wenn man
- Verbindungen der Formel (III)

in der - U,V,W und Z die oben angegebene Bedeutung besitzen und
- X' für einen Rest


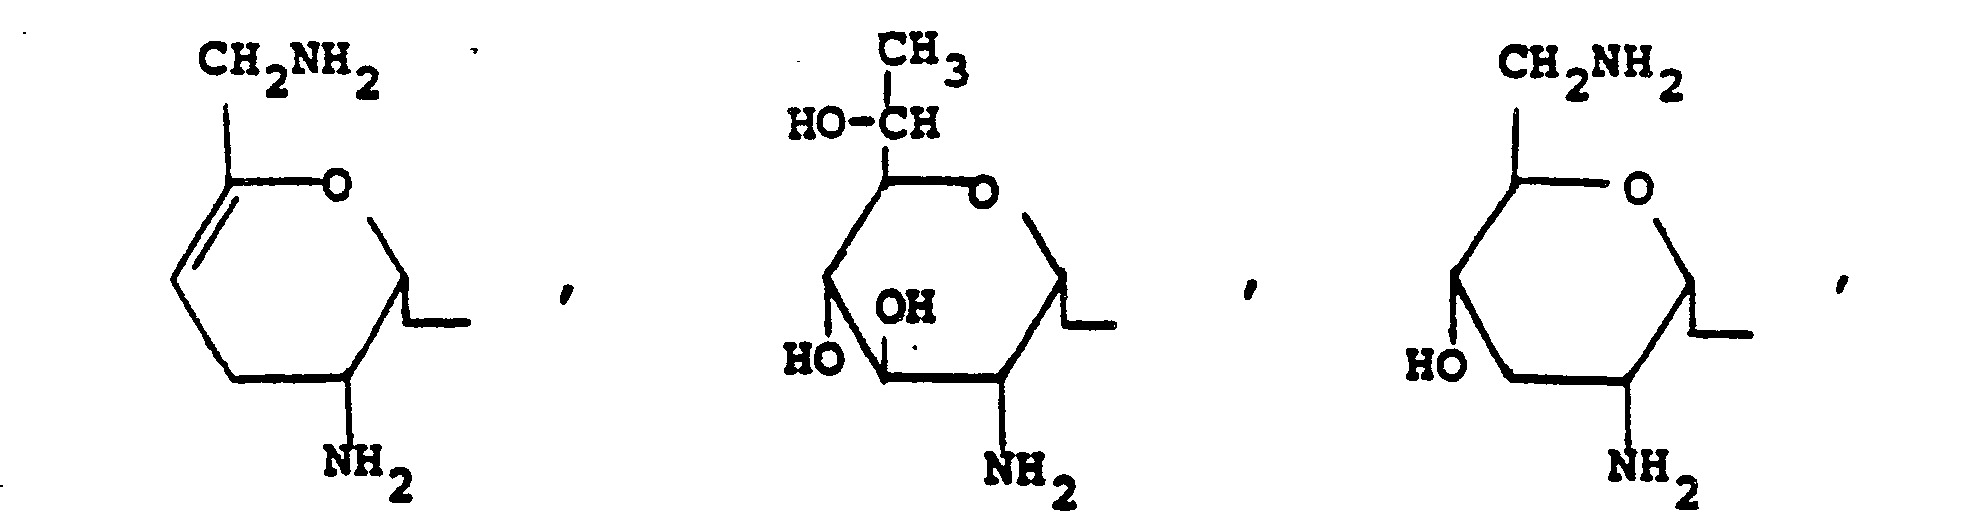


- R'5 die im Vorhergehenden für R5 angegebene Bedeutung besitzt,
- R' die oben angegebene Bedeutung besitzt und
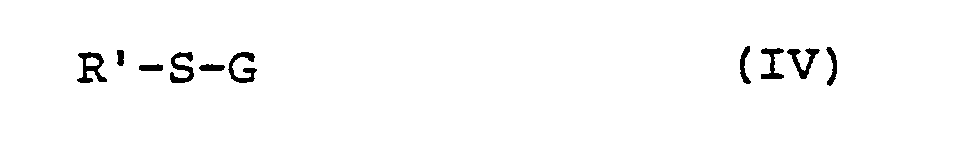
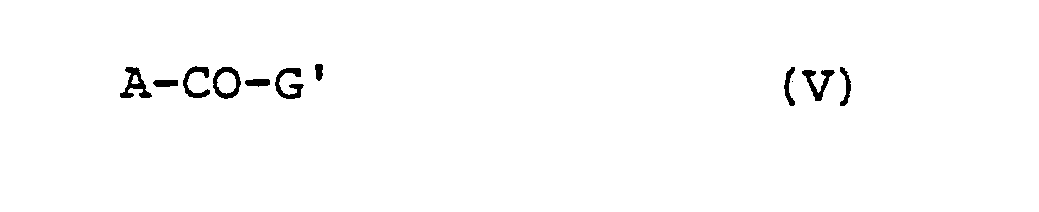
- G Halogen oder eine bei Sulfenylierungsreaktionen gebräuchliche Abgangsgruppe, vorzugsweise einen aktivierenden Esterrest bezeichnet, oder mit etwa 3 bis 4 Äquivalenten einer Verbindung der Formel (V)
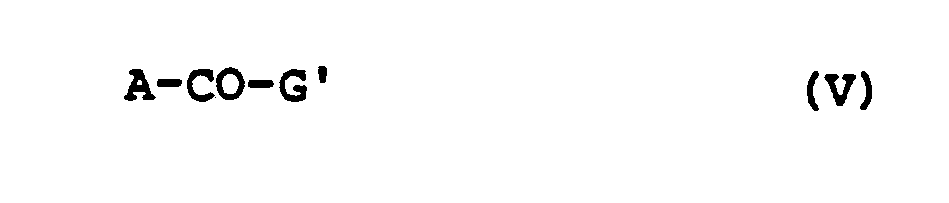
- A die obengenannte Bedeutung besitzt und
- G' Halogen oder eine bei Acylierungsreaktionen gebräuchliche Abgangsgruppe, vorzugsweise einen aktivierenden Esterrest, oder eine Gruppe -0-CO-A mit der obigen Bedeutung für A bezeichnet in einem inerten Lösungsmittel gegebenenfalls unter Zusatz von Wasser bei Temperaturen zwischen etwa -30°C und +50°C,vorzugsweise zwischen etwa 0°C und etwa +25°C,in Gegenwart einer Base umsetzt und das Reaktionsprodukt in üblicher Weise aufarbeitet.
- Verwendet man Sisomicin und o-Nitrophenylsulfensäure-p-nitrophenylester als Ausgangsstoffe, so kann der Reaktionsablauf durch das folgende Schema wiedergegeben werden:

- Für die Darstellung der Verbindungen der Formel (I) auf dem oben geschilderten Wege durch Umsetzung der un- oder teilgeschützten 4,6-Di-0-(aminoglykosyl)-1,3-diaminocyclitole der Formel (III) mit einem Reagenz der Formel'(IV), finden vorzugsweise die Verbindungen der Formel (IV) Verwendung, in denen G Chlor oder den p-Nitrophenyloxyrest bezeichnet. Als Beispiele seine genannt: Tritylsulfenylchlorid, o-Nitrophenylsulfenylchlorid, 2,4-Dinitrophenylsulfenylchlorid, 2,4,5-Trichlorphenylsulfenylchlorid, Pentachlorphenylsulfenylchlorid und o-Nitrophenylsulfenseure-p-nitrophenylester, 2,4-Dinitrophenylsulfensäure-p-nitrophenylester, 2,4,5-Trichlorphenylsulfensäure-p-nitrophenylester und Pentachlorphenylsulfensäure-p-nitrophenylester.
- Diese reaktiven Sulfensäurederivate sind entweder bereits bekannt (siehe z.B. Houben-Weyl, Methoden der Organischen Chemie, Band XV, 1, Seite 203-222, Georg Thieme Verlag, Stuttgart, 1974) oder können nach analogen Verfahren wie die bereits bekannten Verbindungen hergestellt werden.
- Bevorzugte Ausgangsstoffe der Formel (V) sind solche, bei denen G' Chlor oder den Rest -O-CO-A, mit der oben angegebenen Bedeutung für A, bezeichnet. Beispielhaft seien genannt: Acetanhydrid, Acetylchlorid und-Di-t-Butylpyrocarbonat, wobei zur Darstellung von N-Alkyl-oxycarbonyl-derivaten des Sisomicins die Verwendung von Dialkylpyrocarbonaten als Blockierungsreagenzie allgemein besonders zu bevorzugen ist.
- Als Verdünnungsmittel für die Umsetzung mitSulfensäurehalogeniden kommen sowohl inerte organische Lösungsmittel wie Chloroform und Toluol, vorzugsweise aber mit Wasser mischbare Lösungsmittel wie Dioxan, DMF und Dimethoxyäthan sowie deren Gemische mit Wasser in Frage.
- Die Umsetzungen mit aktivierten Estern der obengenannten Sulfensäuren erfolgen vorzugsweise in inerten organischen Lösungsmitteln wie CHCl3, DMF, Pyridin oder Gemischen von solchen Lösungsmittelnmit Alkoholen, vorzugsweise Methanol oder Äthanol. Die Darstellung der erfindungsgemäBen-Acylverbindungen erfolgt in beliebigen inerten organischen Lösungsmitteln oder in Gemischen organischer Lösungsmittel mit Wasser, wobei Gemische von Methanol, Äthanol oder Aceton mit Wasser zu bevorzugen sind.
- Als Basen können alle in der organischen Chemie üblichen basischen Verbindungen wie z.B. Triäthylamin, Pyridin, Diazabicyclononen eingesetzt werden; vorzugsweise werden aber Alkali-hydroxide bzw. -carbonate wie z.B. Natronlauge oder Natriumcarbonat verwendet.
- Die Sulfenylierungen bzw. Acylierungen werden bei Temperaturen zwischen etwa -30° und etwa +50°C, vorzugsweise zwischen etwa 0° und +25°C, durchgeführt.
- Die Umsetzungen können sowohl bei Normaldruck, aber auch bei erhöhtem Druck durchgeführt werden. Im allgemeinen arbeitet man bei Normaldruck.
- Bei der Sulfenylierung bzw. Acylierung der Aminoglycoside setzt man für jede umzusetzende NH2-Gruppe 1 Mol Reagens ein. Bei der Darstellung von Penta-N-geschützten Aminoglycosiden kann auch ein 2- bis 3-facher Überschuß an Reagens eingesetzt werden. Es können auch die Säureadditionssalze aus den 4,6-Di-O-(aminoglykosyl)-1,3-diaminocyclitolen mit anorganischen und organischen Säuren, vorzugsweise die Chloride und Sulfate, eingesetzt werden.
- In diesem Falle muß die Menge der verwendeten Hilfsbase entsprechend der Zahl der in Salzform vorliegenden Aminogruppen variiert werden.
- Die neuen Verbindungen der Formel (I) sind wertvolle Zwischenprodukte auf dem Wege der Darstellung von Derivaten der 4,6-Di-o-(aminoglykosyl)-1,3-diaminocyclitole, insbesondere von Derivaten der Antibiotika Gentamicin A, Gentamicin B, Gentamicin B1, Gentamicin C1, Gentamicin C1a, Gentamicin C2, Gentamicin C2a, Gentamicin C2b, Gentamicin X2, Sisomicin, Verdamicin, Tobramycin, Antibiotikum G-418, Antibiotikum 66-40B, Antibiotikum 66-40D, Antibiotikum JI-20A, Antibiotikum JI-20B, Antibiotikum G-52, Mutamicin 1, Mutamicin 2, Mutamicin 4, Mutamicin 5 und Mutamicin 6.
Diese Antibiotika sind wertvolle Substanzen zur wirkungsvollen Bekämpfung bakterieller Infektionen. Ihre hohe Wirksamkeit ist jedoch häufig verbunden mit relativ großer Nephro- und Ototoxizität; hinzu kommt Resistenzbildung der bekämpften Keime. Aus diesen Gründen ist es wünschenswert, Derivate der Aminoglykosid-Antibiotika mit verbesserten Eigenschaften herzustellen, die bei verringerter Toxizität eventuell auch die Bekämpfung resistenter Keime ermöglichen. Als Substanzen mit derartig verbesserten Eigenschaften sind Verbindungen wie 1-N-Acetylsisomicin und 1-N-Äthylsisomicin bekannt geworden (DT-OS 2 437 160). - Die Darstellung mono-N-substituierter Sisomicin-Derivate erweist sich jedoch ausgehend von ungeschütztem Sisomicin als schwierig, da im Sisomicin-Molekül fünf Aminogruppen vergleichbarer Reaktivität vorhanden sind. Man gelangt daher immer zu Reaktionsgemischen, was aufwendige chromatographische Verfahren zur Isolierung der gewünschten Verbindung notwendig macht.
- Die vorliegende Erfindung beschreibt ein Verfahren zur Darstellung von Derivaten von Aminoglykosid-Antibiotika mit einer oder zwei selektiv ungeschützten Aminogruppen, wobei die Natur der Schutzgruppen so beschaffen ist, daß sowohl Alkylierungen als auch Acylierungen an den freien Stickstoffatomen möglich sind und eine anschließende schonende Entblockierung durchgeführt werden kann.
- Die Verwendung der erfindungsgemäßen Zwischenprodukte zur Herstellung wertvoller neuer und bekannter Derivate von 4,6-Di-o-(aminoglykosyl)-1,3-diaminocyclitolen sei im folgenden erläutert:
- Die 4,6-Di-0-(aminoglykosyl)-1,3-diaminocyclitole gemäß Formel (I), die am 3"-C-Atom und/oder an einem der C-Atome 1,2',3 oder 6' eine ungeschützte Amino- oder Methylaminofunktion tragen, lassen sich in glatter Weise an den genannten, ungeschützten Stellen alkylieren oder acylieren, wobei N-(Di)-Mono-N-alkyl- oder N-(Di)-Di-N-acyl-Derivate der 4,6-Di-o-(aminoglykosyl)-1,3-diaminocyclitole entstehen.
- Die Sulfenyl-Schutzgruppen können sowohl
mit Nucleophilen wie z.B. H2S Thiophenol etc. als auch durch Schwache Säuren abgespalten werden, d.h. unter Bedingungen, unter denen die neu eingeführten Acyl- oder Alkylreste stabil sind. Werden Acylreste, wie z.B. Aoetyl-, Äthyloxycarbonyl- oder t-Butyloxycarbonylgruppen als Schutzgruppen verwendet, kann die Deblockierung mit wäßrigem Alkali- oder Erdalkalihydroxid oder mit Säuren wie Trifluoressigsäure, Perchlorsäure oder Bortrifluoridätherat in organischen Lösungsmitteln bzw. Mischungen von organischen Lösungsmitteln mit Wasser erfolgen. Auch hier werden bei entsprechender Wahl von Acyl-Schutzgruppen und Abspaltungsreagenzien neu eingeführte Alkyl-.bzw. Acylreste bei der Deblockierung nicht angegriffen. - Die selektive Abspaltung der Schutzgruppen kann sowohl mit äquivalenten Mengen Abspaltungsreagens als auch mit einem Überschuß erfolgen, vorzugsweise aber mit einem 20-50-fachen Überschuß. Dabei wird die optimale Reaktionszeit dünnschichtchromatographisch ermittelt.
- Zur Herstellung von 1-N-Acetyl-sisomicin unter Verwendung eines der erfindungsgemäßen Zwischenprodukte geht man z.B. so vor, daß man ein geschütztes Sisomicinderivat der Formel (II), in der R1, R2, R3 und R5 den o-Nitrophenylsulfenylrest bezeichnen,mit 1 Äquivalent Essigsäure-p-nitrophenylester in Pyridin umsetzt, die o-Nitrophenylsulfenylschutzgruppen mit überschüssigem Schwefelwasserstoff in Alkohol bei pH 1-3 abspaltet und 1-N-Acetylsisomicin durch Behandlung mit einem basischen Ionenaustauscher isoliert.
- Zur Darstellung von 2'-N-Acetylsisomicin setzt man z.B. 1 Mol einer Verbindung der Formel (II), in der R1,R3,R4 und R5 tert.-Butyloxycarbonyl-Reste bezeichnen,mit 1 Äquivalent Essigsäureanhydrid in Methanol um und spaltet nach Beendigung der Acylierungsreaktion die Schutzgruppen mit überschüssigem Bortrifluorid-Ätherat in Aceton ab und isoliert das entstandene 2'-N-Acetylsisomicin durch Behandlung mit einem basischen Ionenaustauscher.
- Besonders vorteilhaft gelingt die Herstellung von 1-N-Formylsisomicin: Dazu setzt man 2', 3, 3", 6'-Tetra-N-(6-nitro-phenylsulfenyl)-sisomicin, das durch Sulfenylierung von Sisomicin bzw. dessen Säureadditionssalzen zugängich ist, mit etwa einem bis etwa 5 Mol Formylierungsmittel umspaltet die o-Nitrophenylsulfenylgruppen mit schwefelhaltigen, nucleophilen Reagentien wie z. B. H2S oder Thiophenol und arbeitet den Reaktionsansatz in üblicher Weise auf das freie 1-N-Formylderivat hin auf und überführt dieses gegebenenfalls in die pharmazeutisch verwendbaren Salze.
- Die Formylierung des Sulfenylderivates erfolgt vorzugsweise in Pyridin als Verdünnungsmittel. Verwendet man bei der zuvor beschriebenen Umsetzung Ameisensäure-p-nitrophenylester als Formylierungsmittel, so kann der Reaktionsablauf durch das folgende Formelschema wiedergegeben werden:


- Anstelle der o-Nitrophenylsulfenyl-Derivate können mit gutem Erfolg auch andere Sulfenylderivate, die in analoger Weise durch Umsetzung von Sisomicin mit entsprechenden Sulfonsäurechloriden bzw. den Sulfonsäuren-p-nitrophenylestern erhältlich sind, eingesetzt werden. Als Beispiele seien genannt: Tritylsulfenyl-, Pentachlorphenylsulfenyl-, 2,4-Dinitrophenylsulfenyl-sisomicin-Derivate.
- An Stelle von Ameisensäure-p-nitrophenylester eignet sich auch Ameisensäure-essigsäure-anhydrid besonders gut zur Formylierung des Sulfenylderivates.
- Somit weist die Verwendung der erfindungsgemäßen Zwischenprodukte zur Herstellung von neuen und bekannten Derivaten von 4,6-Di-(aminoglykosyl)-1,3-diaminocyclitolen eine Reihe von Vorteilen auf. So können die Zwischenprodukte in glatter Reaktion mit hohen Ausbeuten alkyliert oder acyliert werden. Nach der Abspaltung der Schutzgruppen, die auf einfache und schonende Weise erfolgt, erhält man die gewünschten einheitlichen Endprodukte, ohne daß aufwendige chromatographische Reinigungsoperationen erforderlich werden.
- 450 mg Sisomicin werden in 10 ml Wasser gelöst. Nach Zugabe von 10 ml Methanol versetzt man unter gutem Rühren mit 870 mg Pyrokohlensäure-di-t-butylester. Nach 1,3 Stunden Rühren bei Raumtemperatur versetzt man mit 5 ml Wasser, filtriert und dampft das Filtrat im Vakuum zur Trockene ein. Man löst den Rückstand in Methanol und fällt das gewünschte Produkt durch Zugabe von Äther und Petroläther. Ausbeute = 600 mg.
- 13C-NMR (CD2OD):
- δ= 66.01 (C-3"); 52.23 (C-1);
- 51.67 (C-3); 48.23 (C-2'); 43.74
- (C-6'); 157.69 (c=o) ppm.
- 0,77 g Sisomicin werden mit 70 ml Wasser gelöst. Man versetzt mit 70 ml Äther und kühlt auf 0°C ab. Nun werden unter starken Rühren 1,75 ml Pyrokohlensäurediäthylester zugetropft. Nach beendeter Zugabe wird weitere 10 Minuten bei 0°C gerührt. Die Wasserphase wird dann abgetrennt, zweimal mit je 50 ml Äther gewaschen und anschließend im Vakuum zur Trockene eingedampft. Man erhält so 1,1 g Rohprodukt, welches zur Reinigung in 10 ml Methanol gelöst wird; man versetzt mit 20 ml Äther und fällt auf diese Weise das gewünschte Produkt aus.
- 13C-NMR (CD3OD):
- δ= 52.12(C-1); 50.93 (C-3);
- 48.31 (C-2'); 43.66 C-2'); 43.66 (C-6');
- 158.98, 158.69 u. 158.33
- (c=o) ppm.
- 1,1 g Sisomicin werden in 50 ml Äthanol und 70 ml Wasser gelöst. Nach Abkühlen auf -10°C tropft man unter gutem Rühren 1,35 ml Pyrokohlensäurediäthylester dazu. Nach weiteren 2 1/2 Stunden bei -10°C wird mit 100 ml Wasser versetzt. Man extrahiert anschließend mit 150 ml Petroläther und dampft die wäßrige Phase im Vakuum zur Trockene ein. Der Rückstand wird im Methanol gelöst. Durch Zugabe von überschüssigem Äther und Petroläther wird das gewünschte Produkt ausgefällt. Ausbeute = 1,5 g (91 %)
- 13C-NMR(CD3OD/CDCl3): δ= 50.86(C-1); 49.90 (C-2); 46.33(C-2'); 42.87 (C-6'); 157.94, 157,73, 157.29 und 157.22 (c=o) ppm.
- 1,1 g Sisomicin werden in 120 ml Wasser gelöst. Nach Zusatz von 60 ml Methanol tropft man unter Rühren 2,5 ml Acetanhydrid dazu. Nach 15 Minuten wird im Vakuum zur Trockene eingedampft. Den Rückstand löst man in 10 ml Methanol und tropft diese Lösung in eine Mischung von 30 ml Äther und 30 ml Petroläther wobei das gewünschte Produkt ausfällt. Ausbeute = 1,43 g, MS: m/e = 615.
- 13C-NMR (CD3OD);
- δ= 50,14 (C-1); 49.20 (C-3);
- 46.88(C-2'); 42.26(C-6')
- 173.24, 173.13, 172.63 (c=o)ppm.
- 1,3 g des Produktes von Beispiel 4 in 20 ml Dimethylformamid werden mit 2,5 g Silberoxid und 2,2 g p-Nitrobenzylbromid für 1 Stunde bei Raumtemperatur gerührt. Anschließend verdünnt man mit 50 ml Chloroform, rührt kurz mit wenig Holzkohle und filtriert. Das Filtrat wird im Vakuum zur Trockene eingedampft und der Rückstand aus Chloroform mit Petroläther umgefällt. Ausbeute = 1,1 g.
- Zur Reduktion der Nitrogruppe löst man 200 mg des oben erhaltenen Produktes in 2 ml Wasser und gibt nach Zusatz von 0,06 ml Essigsäure 400 mg Eisenpulver dazu. Man erhitzt für 10 Minuten auf 70°C und läßt anschließend noch 1 Stunde bei Raumtemperatur reagieren. Zur Aufarbeitung wird filtriert, das Filtrat eingedampft und der Rückstand in 5 ml Methanol und 5 ml Wasser mit Holzkohle entfärbt. Nach Filtrieren der Lösung wird im Vakuum eingedampft. Zur Abspaltung der N-Acetylgruppen erhitzt man den so erhaltenen Rückstand in 2 ml Wasser mit 1 g Bariumhydroxidoctahydrat für 8 Stunden am Rückfluß. Man läßt erkalten, fällt die Bariumsalze mit Kohlendioxid und filtriert. Eindampfen des Filtrats und Fällen des erhaltenen Rückstanda aus Methanol mit Äther liefert die Titelverbindung.
Ausbeute - 95 mg. - 175 mg 1,3,3",6'-Tetra-N-butoxycarbonyl-sisomicin werden in 7 ml Methanol gelöst. Diese Lösung versetzt man nacheinander mit 7 ml Aceton sowie 2 ml Acetanhydrid. Nach 2 Stunden wird im Vakuum vom Lösungsmittel befreit und der dabei erhaltene Rückstand in Methanol gelöst. Man fällt das gewünschte Produkt durch Zugabe von überschüssigem Äther und Petroläther.
Ausbeute = 170 mg. - 13 C-NMR (CD3OD/CDCl3):
- δ= 56.72 (C-2'); 23.14
- und 175.80 (Acetyl) ppm.
- Zur Abspaltung der Butoxycarbonylschutzgruppen löst man 150 mg des nach Beispiel 6 erhaltenen Produktes in 3 ml Aceton und versetzt mit 0,6 ml Bortrifluorid-Diäthyläther-Komplex. Nach 1 Stunde gießt man in eine Mischung von 15 ml Äther und 5 ml Petroläther, wobei das gewünschte Produkt ausfällt. Man entionisiert durch Rühren mit einem basischen Ionenaustauscher (OH⊖-Form) in wäßriger Lösung. Das Harz wird abfiltriert und das Filtrat im Vakuum vom Lösungsmittel befreit. Der Rückstand wird in wenig Methanol gelöst und durch Eingießen in überschüssigen Äther gefällt. Ausbeute = 60 mg.
- 13C-NMR (D2O/Dioxan):
- δ= 56.67 (C-2'); 21.62 und
- 177.01 (Acetyl) ppm.
- 265 mg (0,25 mmol) 1,3,3",6'-Tetra-N-NPS-Sisomicin und 47 mg Essigsäure-p-nitrophenylester werden in 1,25 ml absol. Pyridin 1 Stunde'bei Raumtemperatur gerührt, das Lösungsmittel abgedampft, der Rückstand in 5 ml Dichlormethan aufgenommen und mit 5 ml einer methanolischen Schwefelwasserstofflösung (bei 0°C gesätt.) sowie 0,7 ml einer gesätt. (20°) Lösung von HCl in Methanol 1 Minute bei Raumtemperatur geschüttelt, das Reaktionsgemisch eingedampft und der Rückstand mit 20 ml Wasser digeriert. Das Digerat wird filtriert, das Filtrat zweimal mit Äther ausgeschüttelt, die wäßrige Phase über 10 ml basischem Ionenaustauscher (OH⊖-Form) filtriert und eingedampft. Der farblose Eindampfrückstand besteht aus dem reinen 2'-N-Acetylsisomicin.
- 13,84 g (20 mmol) Sisomicinsulfat in 100 ml 1 n NaOH und 450 ml frisch destilliertem Dioxan werden mit 38 g (0,20 Mol) o-Nitrophenylsulfenylchlorid in 200 ml Dioxan und mit 260 ml 1n-NaOH versetzt, so daß der pH zwischen 12 und 14 liegt. Der Niederschlag wird abfiltriert, in CH2Cl2/H2O gelöst, und die CH2C12-Phase mit Na2SO4 getrocknet.
- Das Filtrat wird mit CH2C12 versetzt, die wäßrige Phase verworfen und die organische Phase über Na2SO4 getrocknet. Die vereinigten organischen Phasen werden zur Trockne eingedampft und über 250 g Kieselgel (Säulendurchmesser 8 cm) zuerst mit CH2Cl2, dann mit CH2Cl2/MeOH=97,5/2,5 filtriert. Das Eluat liefert nach dem Abdampfen des Lösungsmittels 22 g (91 %) Penta-N-(o-Nitrophenylsulfenyl)-sisomicin als orangefarbenem Schaum.
- 13-C-NMR(CDC13):
- δ= 124-148 (arom. H);
- 102.30 (-1"); 99.00 (C-1'),
- 97.92 (C-4'); 89.05(C-6);
- 82.33 (C-4); 57.31 (C-1)
- 56.73 (C-3) ppm.
- 4,5 g Sisomicin in 10 ml Methanol und 90 ml Dichlormethan werden mit 13 g o-Nitrophenylsulfensäure-p-nitrophenylester versetzt, das Reaktionsgemisch nach 1 Stunde auf 300 ml Methanol gegossen, der Niederschlag mit 50 ml Dichlormethan digeriert und das unlösliche Produkt (3,6 g) getrocknet. Filtrat und Digerat werden vereinigt und an einer 6 x 15 cm SiO2-Säule chromatographiert (Laufmittel: Dichlormethan mit steigendem Methanol-Zusatz, zuletzt 10 % Methanol).
- Nach Abdampfen des Lösungsmittels werden aus dem Eluat 3,4 1,2',3,6'-Tetra-NPS-sisomicin (Gesamtausbeute 7,0 g= 66 %) und 2,5 g (21 %) Penta-NPS-sisomicin isoliert.
- 13-C-NMR(δ-6-DMSO):
- 63.87(C-3"); 146.07,
- 145.28,145.67,145,11
- (jeweils C-1 der arom.
- Ringe) ppm
- 16,0 g (13,2 mmol) Penta-N-NPS-sisomicin in 80 ml absol. Pyridin werden mit 160 ml Thiophenol versetzt, nach 1 Stunde auf 500 ml Diäthyläther gegossen, der Niederschlag in Dichlormethan/Methanol = 8/2 aufgenommen und über Kieselgel filtriert (Säule 5,5 x 12 cm, Laufmittel Dichlormethan/ Methanol = 8/2, steigender Zusatz des Laufmittelgemisches Methanol/Dichlormethan/20 proz. Ammoniak = 4/2/1); die rote Zone liefert nach dem Abdampfen des Lösungsmittels 6,6 g (83 %) 3"-N-o-Nitrophenylsulfenyl-sisomicin als tiefroten Schaum.
- 13-C-NMR(CD3OD):
- 33.59(CH3N); 52.23 (C-1);
- 51,16 (C-3); 53(C-2')
- 43.84 (C-6') ppm
- 3,0 g (5,0 mmol) 3"-N-NPS-sisomicin in 5 ml Methanol und 45 ml Dichlormethan werden mit 4,4 g (15,0 mmol) o-Nitrophenylsulfensäure-p-nitrophenylester in 85 ml Dichlormethan versetzt, das Reaktionsgemisch sofort zur Trockne eingedampft, in Dichlormethan aufgenommen und an Kieselgel (Säule 5,5 x 30 cm) mit 200 ml Dichlormethan, dann mit Dichlormethan/Methanol - chromatographiert. Es werden 500 Fraktionen aufgefangen, wobei aus den vereinigten Fraktionen 150 bis 250 das 1,2',3",6'-Tetra-NPS-sisomicin und aus den Fraktionen 270 bis 500 das 2',3,3",6'-Tetra-NPS-Derivat jeweils als orangefarbener Schaum erhalten wird.
1,2',3",6'-Tetra-NPS-sisomicin - R F (CH2Cl2/CH3OH = 9/1): 0.62
- IR(KBr): 1501, 1360, 1,300 (stark); 1587, 1562, 755 (mittel); 1442, 780, 890 (schwach)
- 2', 3, 3", 6'-Tetra-NPS-sisomicin:
- RF(CH2CH/CH3OH = 9/1): 0,42
- IR (KBr): 1500, 1358, 1296 (stark); 1586, 1560, 753 (mittel); 1442, 890, 779 (schwach)
- 9 g Sisomicin in 20 ml Methanol/180 ml Dichlormethan werden mit 45 g o-Nitrophenylsulfensäure-p-nitrophenylester in 500 ml Dichlormethan versetzt, 10 Stunden bei Raumtemperatur gerührt, auf ein Volumen von 100 ml eingedampft und mit Cyclohexan im Überschuß versetzt. Der Niederschlag (37 g) wird abfiltriert, in 150 ml absol. Pyridin gelöst, das Gemisch mit 200 ml Thiophenol versetzt und nach 1 Stunde auf 500 ml Diäthyläther gegossen. Der Niederschlag wird in Dichlormethan/Methanol = 8/2 aufgenommen und über Kieselgel filtriert (Säule 5,5 x 12 cm, Laufmittel Dichlormethan/ Methanol - 8/2, steigender Zusatz des Laufmittelgemisches Methanol/Dichlormethan/20 proz. Ammoniak = 4/2/1). Die rote Zone wird eingedampft; 1800 mg des entstandenen Schaums werden in 3 ml Methanol und 27 ml Dichlormethan gelöst, mit 2,7 g o-Nitrophenylsulfensäure-p-nitrophenylester und 100 ml Methanol versetzt, eingedampft und der Rückstand an 100 g Kieselgel mit Dichlormethan/Methanol - 98/2 chromatographiert. Die gelbe Zone liefert nach dem Eindampfen 1,5 g 1,3,3",6'-Tetra-NPS-sisomicin.
-
- RF(CH2Cl2/CH3OH = 9/1) : 0,57
- 13-C-NMR(d-6-Dioxan): 124-147 (arom.C)
- 146.8 (C-5'); 103.85(C-1"); 102.40 (C-1');
- 88.89 (C-6); 76.48 (C-5) ppm
- 265 mg (0,25 mmol) 2',3,3",6'-Tetra-NPS-sisomicin und 58 mg Methoxyessigsäure-p-nitrophenylester werden in 1,25 ml absol, Pyridin 1 Stunde bei Raumtemperatur gerührt, das Lösungsmittel abgedampft, der Rückstand in 5 ml Dichlormethan aufgenommen und mit 5 ml einer methanolischen Schwefelwasserstofflösung (bei 0° gesätt.) sowie 0,7 ml einer gesätt. (20°) Lösung von HCl in Methanol 1 Minute bei Raumtemperatur geschüttelt, das Reaktionsgemisch mit einigen Tropfen wäßriger Ammoniaklösung neutralisiert, eingedampft und der Rückstand mit 20 ml Wasser digeriert. Das Digerat wird filtriert, das Filtrat zweimal mit Äther ausgeschüttelt, die wäßrige Phase über 10 ml basischem Ionenaustauscher (OH⊖-Form) filtriert und eingedampft. Der farblose Eindampfrückstand besteht aus dem reinen 1-N-Methoxy-acetyl-sisomicin.
-
- RF(CHCl3/CH3OH) 20 % NH4OH = 2/4/1); 0.53
- IR (KBr): 1650, 1105, 1048, 1000 (stark)
- 265 mg (0,25 mmol) 2',3,3",6'-Tetra-NPS-sisomicin werden mit 47 mg Essigsäure-p-nitrophenylester wie für das 1-N-Methoxyacetylsisomicin beschrieben, umgesetzt. Nach Aufarbeitung des Reaktionsansatzes wird ganz analog das reine 1-N-Acetylsisomicin durch Eindampfen des wäßrigen Ionenaustauscher-Eluate erhalten.
- 13-C-NMR (CD3OD):
- 23.03 (CH3CO)173.94
- (C - O); 51.14 (C - 3), 48.41
- (C-2'), 150.62 (C - 5')
- 44.21 (C - 6'), 65.89
- (C - 3")
- 265 mg (0,25 mmol) 1,3,3",6'-Tetra-NPS-sisomicin werden mit 47 mg Essigsäure-p-nitrophenylester wie für das 1-N-Acetyl- sisomicin beschrieben umgesetzt. Nach identischer Aufarbeitung des Ansatzes wird das reine 3-N-Acetylsisomicin als einziges Produkt isoliert.
-
- 13-C-NMR(CD3OD): 23.22 (CH3CO), 173.13 (CO);
- 35.33 (C - 2), 81.23 (C - 4);
- 48.50 (C - 2'); 148.42 (C - 5')
- 43.73 (C - 6'), 66.01 (C - 3")
- 265 mg (0,25 mmol) 1,2',3,6'-Tetra-NPS-sisomicin werden mit 47 mg Essigsäure-paranitrophenylester wie für das 1-N-Acetyl- sisomicin beschrieben umgesetzt. Nach identischer Aufarbeitung des Ansatzes wird das reine 3"-N-Acetylsisomicin als einziges Produkt isoliert.
- 13-C-NMR-(D2O/d-6-Dioxan):
- Rotamerengemisch:
- 22.37/22.18(CH3CO);
- 177.13/176.76 (CO);
- 65.67/52.06 (C-3");
- 21.59/21.36 (C(OH)-CH3)
- 32.97/30.35 (CH3N)
- 265 mg des nach Beispiel 12 erhaltenen 2',3,3",6'-Tetra-(N- o-nitro-phenylsulfenyl)-sisomicin und 44 mg Ameisensäure-p-nitrophenylester werden in 1 ml Pyridin gelöst. Man läßt 1 Stunde bei Raumtemperatur stehen, dampft den Ansatz im Vakuum ein und nimmt in 2 ml Dichlormethan auf. Die Lösung wird mit 7,5 ml einer methanolischen, bei 0°C-gesättigten H2S-Lösung sowie 0,75 ml einer bei 20°C gesättigten, methanolischen Chlorwasserstofflösung versetzt und nach 1 Minute mit konz. Ammoniaklösung neutralisiert. Man dampft den Ansatz im Vakuum ein, digeriert den Rückstand mit 1o ml Wasser und filtriert. Das Filtrat wird zweimal mit Äther gewaschen, die wäßrige Phase über 12 ml basischen Ionenaustauscher in der OH⊖-Form filtriert und eingedampft.
- Ausbeute: 102 mg 1-N-Formylsisomicin
- IR(KBr-PreBling):H-C-Bande bei 1663 cm-1. O
mit etwa 3 bis 4 Äquivalenten einer Verbindung der Formel (IV)

Claims (12)




dadurch gekennzeichnet, daß man Verbindungen der Formel (III)

in der




mit etwa 3 bis etwa 4 Äquivalenten einer Verbindung der Formel (IV)

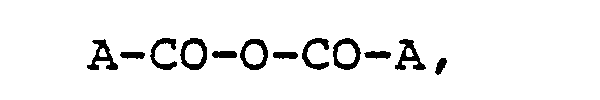

Applications Claiming Priority (4)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| DE19772726208 DE2726208A1 (de) | 1977-06-10 | 1977-06-10 | 1-n-formylsisomicin, verfahren zu seiner herstellung sowie seine verwendung als arzneimittel |
| DE2726197 | 1977-06-10 | ||
| DE2726208 | 1977-06-10 | ||
| DE19772726197 DE2726197A1 (de) | 1977-06-10 | 1977-06-10 | Selektiv geschuetzte 4,6-di-o-(aminoglykosyl)-1,3-diaminocyclitole |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| EP0000057A1 true EP0000057A1 (de) | 1978-12-20 |
| EP0000057B1 EP0000057B1 (de) | 1982-07-14 |
Family
ID=25772130
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP78100099A Expired EP0000057B1 (de) | 1977-06-10 | 1978-06-06 | Selektiv geschützte 4,6-Di-O-(aminoglycosyl)-1,3-diaminocyclitole |
Country Status (5)
| Country | Link |
|---|---|
| US (1) | US4190722A (de) |
| EP (1) | EP0000057B1 (de) |
| JP (1) | JPS545946A (de) |
| CA (1) | CA1092101A (de) |
| DE (1) | DE2861947D1 (de) |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0009201A1 (de) * | 1978-09-20 | 1980-04-02 | Bayer Ag | Selektiv geschützte 4,6-Di-O-(Aminoglykosyl)-1,3-diamino-cyclitole, Verfahren zu deren Herstellung und deren Verwendung als Zwischenprodukte |
| EP0032591A1 (de) * | 1980-01-11 | 1981-07-29 | Bayer Ag | Verfahren zur Herstellung von gereinigten Aminoglycosid-Antibiotika |
Families Citing this family (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE2924659A1 (de) * | 1979-06-19 | 1981-01-22 | Bayer Ag | Pseudotrisaccharide, ihre herstellung und verwendung als arzneimittel |
| PT2217610T (pt) * | 2007-11-21 | 2017-02-10 | Achaogen Inc | Análogos de aminoglicosido antibacterianos |
| WO2010132768A1 (en) | 2009-05-15 | 2010-11-18 | Achaogen, Inc. | Antibacterial derivatives of sisomicin |
| WO2010132759A1 (en) | 2009-05-15 | 2010-11-18 | Achaogen, Inc. | Antibacterial derivatives of dibekacin |
| WO2010132757A2 (en) | 2009-05-15 | 2010-11-18 | Achaogen, Inc. | Antibacterial aminoglycoside analogs |
| WO2010132760A1 (en) | 2009-05-15 | 2010-11-18 | Achaogen, Inc. | Antibacterial derivatives of tobramycin |
| WO2010132765A2 (en) | 2009-05-15 | 2010-11-18 | Achaogen, Inc. | Antibacterial aminoglycoside analogs |
Citations (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2240015A1 (de) * | 1973-08-06 | 1975-03-07 | Scherico Ltd | |
| FR2263251A1 (de) * | 1974-03-07 | 1975-10-03 | Kyowa Hakko Kogyo Kk | |
| US3997524A (en) * | 1975-05-02 | 1976-12-14 | Schering Corporation | Process for the manufacture of 6'-N-alkyl derivatives of sisomicin and verdamicin; novel intermediates useful therein, and novel 6'-N-alkylverdamicins prepared thereby |
Family Cites Families (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3929762A (en) * | 1972-08-23 | 1975-12-30 | Microbial Chem Res Found | 3{40 -Deoxy derivatives of neamine and its related aminoglycosidic antibiotics, and the production thereof |
| JPS5644076B2 (de) * | 1973-07-12 | 1981-10-16 | ||
| US4029882A (en) * | 1974-03-19 | 1977-06-14 | Schering Corporation | Selective acylation of the C-1 amino group of aminoglycoside antibiotics |
| JPS5512039B2 (de) * | 1974-03-22 | 1980-03-29 | ||
| JPS5116642A (en) * | 1974-08-01 | 1976-02-10 | Meiji Seika Co | 3** deokishineamin oyobi sonokanrenkoseibutsushitsuno seizoho |
| US4048430A (en) * | 1974-10-29 | 1977-09-13 | Smithkline Corporation | Mercaptopseudotrisaccharides |
-
1978
- 1978-06-06 DE DE7878100099T patent/DE2861947D1/de not_active Expired
- 1978-06-06 US US05/913,135 patent/US4190722A/en not_active Expired - Lifetime
- 1978-06-06 EP EP78100099A patent/EP0000057B1/de not_active Expired
- 1978-06-08 JP JP6840178A patent/JPS545946A/ja active Pending
- 1978-06-08 CA CA304,991A patent/CA1092101A/en not_active Expired
Patent Citations (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2240015A1 (de) * | 1973-08-06 | 1975-03-07 | Scherico Ltd | |
| FR2263251A1 (de) * | 1974-03-07 | 1975-10-03 | Kyowa Hakko Kogyo Kk | |
| US3997524A (en) * | 1975-05-02 | 1976-12-14 | Schering Corporation | Process for the manufacture of 6'-N-alkyl derivatives of sisomicin and verdamicin; novel intermediates useful therein, and novel 6'-N-alkylverdamicins prepared thereby |
Non-Patent Citations (1)
| Title |
|---|
| THE JOURNAL OF ANTIBIOTICS 81 (1) 1978, Seiten 43-54 * |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0009201A1 (de) * | 1978-09-20 | 1980-04-02 | Bayer Ag | Selektiv geschützte 4,6-Di-O-(Aminoglykosyl)-1,3-diamino-cyclitole, Verfahren zu deren Herstellung und deren Verwendung als Zwischenprodukte |
| EP0032591A1 (de) * | 1980-01-11 | 1981-07-29 | Bayer Ag | Verfahren zur Herstellung von gereinigten Aminoglycosid-Antibiotika |
Also Published As
| Publication number | Publication date |
|---|---|
| US4190722A (en) | 1980-02-26 |
| JPS545946A (en) | 1979-01-17 |
| DE2861947D1 (en) | 1982-09-02 |
| CA1092101A (en) | 1980-12-23 |
| EP0000057B1 (de) | 1982-07-14 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP0030295B1 (de) | Verfahren zur Herstellung von 4'-Epidaunorubicin, 3',4'-Diepidaunorubicin, hierbei entstehende Zwischenprodukte sowie deren Verwendung | |
| DE2618822B2 (de) | Anthracyclin-Glycoside und Verfahren zu deren Herstellung | |
| DE2750812C2 (de) | 4-Alkoxy-4-desmethoxydaunomycine und Verfahren zu deren Herstellung | |
| DE69602834T2 (de) | Verfahren zur herstellung von anthracyclin antibiotica | |
| DE2708008C3 (de) | Verfahren zur Herstellung von 1-N-substituierten Kanamycinen, zur 1-N-Substitution eingesetzte cyclische Urethane und Verfahren zu deren Herstellung | |
| EP0000057B1 (de) | Selektiv geschützte 4,6-Di-O-(aminoglycosyl)-1,3-diaminocyclitole | |
| DE2502935A1 (de) | Verfahren zur herstellung von 1-n- eckige klammer auf l-(-)-alpha-hydroxygamma-aminobutyryl eckige klammer zu -xk-62-2 | |
| DE1917874C3 (de) | 14-Halogendaunomycine, Verfahren zu ihrer Herstellung und deren Verwendung zur Herstellung von Adriamycin | |
| EP0021215B1 (de) | Pseudotrisaccharide, ihre Herstellung und Verwendung als Arzneimittel | |
| DE3719377A1 (de) | Anthracyclinglykoside, verfahren zu deren herstellung, arzneimittel, welche diese enthalten und deren verwendung als antitumormittel | |
| DE3044970C2 (de) | ||
| DE3132475C2 (de) | ||
| GB2058062A (en) | Spectinomycin analogues and their preparation | |
| DE3431591A1 (de) | Verfahren zur herstellung von aminoverbindungen aus hydroxylverbindungen | |
| DE2617597A1 (de) | Verfahren zur herstellung von alpha-substituierten 1-n-(w-aminoacyl)- 3'-deoxyribostamycinen | |
| DE69116423T2 (de) | 3'-Deamino-4'-deoxy-4'-amino-8-fluoranthracycline und Verfahren zu ihrer Herstellung | |
| DE69527630T2 (de) | Wasserlösliche glykolisierte derivate von 1,2-dithiinverbindungen | |
| DE2918291A1 (de) | Neue substituierte antitumoranthracycline und verfahren zu deren herstellung | |
| DE2855350A1 (de) | Fortimicin b-derivate, verfahren zu ihrer herstellung und diese verbindungen enthaltende arzneimittel | |
| DE2366288B2 (de) | Verfahren zur Herstellung von 3' -Desoxykanamycin B und 3' -Desoxyneamin | |
| DE3004178C2 (de) | ||
| EP0009201B1 (de) | Selektiv geschützte 4,6-Di-O-(Aminoglykosyl)-1,3-diamino-cyclitole, Verfahren zu deren Herstellung und deren Verwendung als Zwischenprodukte | |
| DE69907101T2 (de) | Neue Hydroxyderivate von Tylosin und Verfahren zu deren Herstellung | |
| DE2756057A1 (de) | Verfahren zur herstellung von 3',4'-dideoxykanamycin b | |
| DE2436694A1 (de) | Verfahren zur herstellung von 1-n(s)-alpha-hydroxy-omega-aminoacyl)-derivaten von 3',4'-dideoxyneamin oder 3', 4'-dideoxyribostamycin |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| AK | Designated contracting states |
Kind code of ref document: A1 Designated state(s): CH DE FR GB |
|
| 17P | Request for examination filed | ||
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Kind code of ref document: B1 Designated state(s): CH DE FR GB |
|
| REF | Corresponds to: |
Ref document number: 2861947 Country of ref document: DE Date of ref document: 19820902 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: DE Payment date: 19840526 Year of fee payment: 7 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FR Payment date: 19840601 Year of fee payment: 7 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: CH Payment date: 19840924 Year of fee payment: 7 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: CH Effective date: 19860630 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19870227 |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: PL |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee | ||
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: ST |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: DE Effective date: 19880301 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GB Effective date: 19881117 |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |