EP1172349B1 - Mehrstufiges Verfahren zur Herstellung von Oxo-Aldehyden und/oder Alkoholen - Google Patents
Mehrstufiges Verfahren zur Herstellung von Oxo-Aldehyden und/oder Alkoholen Download PDFInfo
- Publication number
- EP1172349B1 EP1172349B1 EP01114109A EP01114109A EP1172349B1 EP 1172349 B1 EP1172349 B1 EP 1172349B1 EP 01114109 A EP01114109 A EP 01114109A EP 01114109 A EP01114109 A EP 01114109A EP 1172349 B1 EP1172349 B1 EP 1172349B1
- Authority
- EP
- European Patent Office
- Prior art keywords
- hydroformylation
- catalyst
- olefins
- stage
- steps
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
- 238000000034 method Methods 0.000 title claims description 158
- 230000008569 process Effects 0.000 title claims description 117
- 150000001298 alcohols Chemical class 0.000 title claims description 18
- 238000002360 preparation method Methods 0.000 title description 7
- 238000007037 hydroformylation reaction Methods 0.000 claims description 165
- 239000003054 catalyst Substances 0.000 claims description 153
- 150000001336 alkenes Chemical class 0.000 claims description 142
- 239000000203 mixture Substances 0.000 claims description 86
- 238000006243 chemical reaction Methods 0.000 claims description 61
- 150000001299 aldehydes Chemical class 0.000 claims description 51
- 238000004821 distillation Methods 0.000 claims description 48
- 239000010941 cobalt Substances 0.000 claims description 40
- 229910017052 cobalt Inorganic materials 0.000 claims description 40
- GUTLYIVDDKVIGB-UHFFFAOYSA-N cobalt atom Chemical compound [Co] GUTLYIVDDKVIGB-UHFFFAOYSA-N 0.000 claims description 37
- 239000010948 rhodium Substances 0.000 claims description 34
- 229910052703 rhodium Inorganic materials 0.000 claims description 30
- MHOVAHRLVXNVSD-UHFFFAOYSA-N rhodium atom Chemical compound [Rh] MHOVAHRLVXNVSD-UHFFFAOYSA-N 0.000 claims description 30
- 125000004432 carbon atom Chemical group C* 0.000 claims description 15
- 239000007788 liquid Substances 0.000 claims description 13
- 238000010626 work up procedure Methods 0.000 claims description 12
- 239000007791 liquid phase Substances 0.000 claims description 6
- 238000004519 manufacturing process Methods 0.000 claims description 3
- JRZJOMJEPLMPRA-UHFFFAOYSA-N olefin Natural products CCCCCCCC=C JRZJOMJEPLMPRA-UHFFFAOYSA-N 0.000 description 55
- 239000007789 gas Substances 0.000 description 43
- 239000000047 product Substances 0.000 description 42
- 230000015572 biosynthetic process Effects 0.000 description 40
- 238000003786 synthesis reaction Methods 0.000 description 39
- 238000000926 separation method Methods 0.000 description 27
- 239000003446 ligand Substances 0.000 description 24
- 238000009835 boiling Methods 0.000 description 22
- 238000005984 hydrogenation reaction Methods 0.000 description 19
- KWKAKUADMBZCLK-UHFFFAOYSA-N 1-octene Chemical compound CCCCCCC=C KWKAKUADMBZCLK-UHFFFAOYSA-N 0.000 description 15
- 239000006227 byproduct Substances 0.000 description 15
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 12
- QQONPFPTGQHPMA-UHFFFAOYSA-N propylene Natural products CC=C QQONPFPTGQHPMA-UHFFFAOYSA-N 0.000 description 12
- 239000001257 hydrogen Substances 0.000 description 10
- 229910052739 hydrogen Inorganic materials 0.000 description 10
- PXHVJJICTQNCMI-UHFFFAOYSA-N nickel Substances [Ni] PXHVJJICTQNCMI-UHFFFAOYSA-N 0.000 description 10
- 239000012071 phase Substances 0.000 description 10
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 9
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 9
- 239000007858 starting material Substances 0.000 description 9
- UGFAIRIUMAVXCW-UHFFFAOYSA-N Carbon monoxide Chemical class [O+]#[C-] UGFAIRIUMAVXCW-UHFFFAOYSA-N 0.000 description 8
- 229910002091 carbon monoxide Inorganic materials 0.000 description 8
- 229910052751 metal Inorganic materials 0.000 description 8
- 239000002184 metal Substances 0.000 description 8
- 239000002243 precursor Substances 0.000 description 8
- 239000002904 solvent Substances 0.000 description 8
- VXNZUUAINFGPBY-UHFFFAOYSA-N 1-Butene Chemical compound CCC=C VXNZUUAINFGPBY-UHFFFAOYSA-N 0.000 description 7
- GQEZCXVZFLOKMC-UHFFFAOYSA-N 1-hexadecene Chemical compound CCCCCCCCCCCCCCC=C GQEZCXVZFLOKMC-UHFFFAOYSA-N 0.000 description 7
- 238000006384 oligomerization reaction Methods 0.000 description 7
- XYFCBTPGUUZFHI-UHFFFAOYSA-N Phosphine Chemical compound P XYFCBTPGUUZFHI-UHFFFAOYSA-N 0.000 description 6
- 239000012074 organic phase Substances 0.000 description 6
- 230000009257 reactivity Effects 0.000 description 6
- 239000000243 solution Substances 0.000 description 6
- 125000000383 tetramethylene group Chemical group [H]C([H])([*:1])C([H])([H])C([H])([H])C([H])([H])[*:2] 0.000 description 6
- ZGEGCLOFRBLKSE-UHFFFAOYSA-N 1-Heptene Chemical compound CCCCCC=C ZGEGCLOFRBLKSE-UHFFFAOYSA-N 0.000 description 5
- OAICVXFJPJFONN-UHFFFAOYSA-N Phosphorus Chemical compound [P] OAICVXFJPJFONN-UHFFFAOYSA-N 0.000 description 5
- 239000008346 aqueous phase Substances 0.000 description 5
- 229910052698 phosphorus Inorganic materials 0.000 description 5
- 239000011574 phosphorus Substances 0.000 description 5
- 229930195734 saturated hydrocarbon Natural products 0.000 description 5
- 239000010409 thin film Substances 0.000 description 5
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 5
- DAFHKNAQFPVRKR-UHFFFAOYSA-N (3-hydroxy-2,2,4-trimethylpentyl) 2-methylpropanoate Chemical compound CC(C)C(O)C(C)(C)COC(=O)C(C)C DAFHKNAQFPVRKR-UHFFFAOYSA-N 0.000 description 4
- WEPNJTDVIIKRIK-UHFFFAOYSA-N 2-methylhept-2-ene Chemical class CCCCC=C(C)C WEPNJTDVIIKRIK-UHFFFAOYSA-N 0.000 description 4
- QDMFTFWKTYXBIW-UHFFFAOYSA-N 3-Methyl-1-heptene Chemical compound CCCCC(C)C=C QDMFTFWKTYXBIW-UHFFFAOYSA-N 0.000 description 4
- VYZAMTAEIAYCRO-UHFFFAOYSA-N Chromium Chemical compound [Cr] VYZAMTAEIAYCRO-UHFFFAOYSA-N 0.000 description 4
- RYGMFSIKBFXOCR-UHFFFAOYSA-N Copper Chemical compound [Cu] RYGMFSIKBFXOCR-UHFFFAOYSA-N 0.000 description 4
- JKIJEFPNVSHHEI-UHFFFAOYSA-N Phenol, 2,4-bis(1,1-dimethylethyl)-, phosphite (3:1) Chemical compound CC(C)(C)C1=CC(C(C)(C)C)=CC=C1OP(OC=1C(=CC(=CC=1)C(C)(C)C)C(C)(C)C)OC1=CC=C(C(C)(C)C)C=C1C(C)(C)C JKIJEFPNVSHHEI-UHFFFAOYSA-N 0.000 description 4
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 4
- IAQRGUVFOMOMEM-UHFFFAOYSA-N but-2-ene Chemical compound CC=CC IAQRGUVFOMOMEM-UHFFFAOYSA-N 0.000 description 4
- 229910052799 carbon Inorganic materials 0.000 description 4
- 229910052804 chromium Inorganic materials 0.000 description 4
- 239000011651 chromium Substances 0.000 description 4
- 150000001868 cobalt Chemical class 0.000 description 4
- 238000001816 cooling Methods 0.000 description 4
- 229910052802 copper Inorganic materials 0.000 description 4
- 239000010949 copper Substances 0.000 description 4
- 238000006471 dimerization reaction Methods 0.000 description 4
- 230000000694 effects Effects 0.000 description 4
- 150000004675 formic acid derivatives Chemical class 0.000 description 4
- 238000004817 gas chromatography Methods 0.000 description 4
- TVMXDCGIABBOFY-UHFFFAOYSA-N n-Octanol Natural products CCCCCCCC TVMXDCGIABBOFY-UHFFFAOYSA-N 0.000 description 4
- 229910052759 nickel Inorganic materials 0.000 description 4
- GYHFUZHODSMOHU-UHFFFAOYSA-N nonanal Chemical compound CCCCCCCCC=O GYHFUZHODSMOHU-UHFFFAOYSA-N 0.000 description 4
- -1 olefins aldehydes Chemical class 0.000 description 4
- 239000011541 reaction mixture Substances 0.000 description 4
- 150000003283 rhodium Chemical class 0.000 description 4
- 239000012266 salt solution Substances 0.000 description 4
- 230000007306 turnover Effects 0.000 description 4
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 4
- 239000003513 alkali Substances 0.000 description 3
- 230000008901 benefit Effects 0.000 description 3
- 150000001735 carboxylic acids Chemical class 0.000 description 3
- 239000007795 chemical reaction product Substances 0.000 description 3
- 229940011182 cobalt acetate Drugs 0.000 description 3
- XLJKHNWPARRRJB-UHFFFAOYSA-N cobalt(2+) Chemical class [Co+2] XLJKHNWPARRRJB-UHFFFAOYSA-N 0.000 description 3
- QAHREYKOYSIQPH-UHFFFAOYSA-L cobalt(II) acetate Chemical compound [Co+2].CC([O-])=O.CC([O-])=O QAHREYKOYSIQPH-UHFFFAOYSA-L 0.000 description 3
- 229910000001 cobalt(II) carbonate Inorganic materials 0.000 description 3
- 230000000052 comparative effect Effects 0.000 description 3
- 150000001875 compounds Chemical class 0.000 description 3
- 238000009833 condensation Methods 0.000 description 3
- 230000005494 condensation Effects 0.000 description 3
- 238000009826 distribution Methods 0.000 description 3
- 239000012442 inert solvent Substances 0.000 description 3
- 238000002156 mixing Methods 0.000 description 3
- ZWRUINPWMLAQRD-UHFFFAOYSA-N nonan-1-ol Chemical class CCCCCCCCCO ZWRUINPWMLAQRD-UHFFFAOYSA-N 0.000 description 3
- 150000003003 phosphines Chemical class 0.000 description 3
- AQSJGOWTSHOLKH-UHFFFAOYSA-N phosphite(3-) Chemical class [O-]P([O-])[O-] AQSJGOWTSHOLKH-UHFFFAOYSA-N 0.000 description 3
- 229910000073 phosphorus hydride Inorganic materials 0.000 description 3
- 230000035484 reaction time Effects 0.000 description 3
- 230000009467 reduction Effects 0.000 description 3
- YNWSXIWHOSSPCO-UHFFFAOYSA-N rhodium(2+) Chemical compound [Rh+2] YNWSXIWHOSSPCO-UHFFFAOYSA-N 0.000 description 3
- 150000003839 salts Chemical class 0.000 description 3
- CRSBERNSMYQZNG-UHFFFAOYSA-N 1-dodecene Chemical compound CCCCCCCCCCC=C CRSBERNSMYQZNG-UHFFFAOYSA-N 0.000 description 2
- HFDVRLIODXPAHB-UHFFFAOYSA-N 1-tetradecene Chemical compound CCCCCCCCCCCCC=C HFDVRLIODXPAHB-UHFFFAOYSA-N 0.000 description 2
- UPSVYNDQEVZTMB-UHFFFAOYSA-N 2-methyl-1,3,5-trinitrobenzene;1,3,5,7-tetranitro-1,3,5,7-tetrazocane Chemical compound CC1=C([N+]([O-])=O)C=C([N+]([O-])=O)C=C1[N+]([O-])=O.[O-][N+](=O)N1CN([N+]([O-])=O)CN([N+]([O-])=O)CN([N+]([O-])=O)C1 UPSVYNDQEVZTMB-UHFFFAOYSA-N 0.000 description 2
- OWWRMMIWAOBBFK-UHFFFAOYSA-N 3,4-dimethylhex-1-ene Chemical class CCC(C)C(C)C=C OWWRMMIWAOBBFK-UHFFFAOYSA-N 0.000 description 2
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 2
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 2
- 239000004215 Carbon black (E152) Substances 0.000 description 2
- OTMSDBZUPAUEDD-UHFFFAOYSA-N Ethane Chemical compound CC OTMSDBZUPAUEDD-UHFFFAOYSA-N 0.000 description 2
- VQTUBCCKSQIDNK-UHFFFAOYSA-N Isobutene Chemical compound CC(C)=C VQTUBCCKSQIDNK-UHFFFAOYSA-N 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- 239000007983 Tris buffer Substances 0.000 description 2
- 150000001241 acetals Chemical class 0.000 description 2
- 125000000217 alkyl group Chemical group 0.000 description 2
- PNEYBMLMFCGWSK-UHFFFAOYSA-N aluminium oxide Inorganic materials [O-2].[O-2].[O-2].[Al+3].[Al+3] PNEYBMLMFCGWSK-UHFFFAOYSA-N 0.000 description 2
- 150000005840 aryl radicals Chemical class 0.000 description 2
- MUALRAIOVNYAIW-UHFFFAOYSA-N binap Chemical group C1=CC=CC=C1P(C=1C(=C2C=CC=CC2=CC=1)C=1C2=CC=CC=C2C=CC=1P(C=1C=CC=CC=1)C=1C=CC=CC=1)C1=CC=CC=C1 MUALRAIOVNYAIW-UHFFFAOYSA-N 0.000 description 2
- 238000006555 catalytic reaction Methods 0.000 description 2
- 230000006835 compression Effects 0.000 description 2
- 238000007906 compression Methods 0.000 description 2
- 239000007859 condensation product Substances 0.000 description 2
- 238000006482 condensation reaction Methods 0.000 description 2
- 239000000470 constituent Substances 0.000 description 2
- 238000010586 diagram Methods 0.000 description 2
- XNMQEEKYCVKGBD-UHFFFAOYSA-N dimethylacetylene Natural products CC#CC XNMQEEKYCVKGBD-UHFFFAOYSA-N 0.000 description 2
- 238000007700 distillative separation Methods 0.000 description 2
- 150000002148 esters Chemical class 0.000 description 2
- 238000002474 experimental method Methods 0.000 description 2
- 238000000605 extraction Methods 0.000 description 2
- 239000011552 falling film Substances 0.000 description 2
- 239000007792 gaseous phase Substances 0.000 description 2
- 125000005843 halogen group Chemical group 0.000 description 2
- 238000007172 homogeneous catalysis Methods 0.000 description 2
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 2
- 230000006872 improvement Effects 0.000 description 2
- 238000011065 in-situ storage Methods 0.000 description 2
- 238000006317 isomerization reaction Methods 0.000 description 2
- 239000000463 material Substances 0.000 description 2
- HDKCVDHYIIKWFM-UHFFFAOYSA-K octanoate;rhodium(3+) Chemical compound [Rh+3].CCCCCCCC([O-])=O.CCCCCCCC([O-])=O.CCCCCCCC([O-])=O HDKCVDHYIIKWFM-UHFFFAOYSA-K 0.000 description 2
- 239000012188 paraffin wax Substances 0.000 description 2
- 125000005538 phosphinite group Chemical group 0.000 description 2
- XRBCRPZXSCBRTK-UHFFFAOYSA-N phosphonous acid Chemical class OPO XRBCRPZXSCBRTK-UHFFFAOYSA-N 0.000 description 2
- OJMIONKXNSYLSR-UHFFFAOYSA-N phosphorous acid Chemical compound OP(O)O OJMIONKXNSYLSR-UHFFFAOYSA-N 0.000 description 2
- 239000004014 plasticizer Substances 0.000 description 2
- 125000004805 propylene group Chemical group [H]C([H])([H])C([H])([*:1])C([H])([H])[*:2] 0.000 description 2
- 239000002994 raw material Substances 0.000 description 2
- 150000003284 rhodium compounds Chemical class 0.000 description 2
- PZSJYEAHAINDJI-UHFFFAOYSA-N rhodium(3+) Chemical class [Rh+3] PZSJYEAHAINDJI-UHFFFAOYSA-N 0.000 description 2
- SVOOVMQUISJERI-UHFFFAOYSA-K rhodium(3+);triacetate Chemical compound [Rh+3].CC([O-])=O.CC([O-])=O.CC([O-])=O SVOOVMQUISJERI-UHFFFAOYSA-K 0.000 description 2
- 239000000377 silicon dioxide Substances 0.000 description 2
- 238000003756 stirring Methods 0.000 description 2
- XTTGYFREQJCEML-UHFFFAOYSA-N tributyl phosphite Chemical compound CCCCOP(OCCCC)OCCCC XTTGYFREQJCEML-UHFFFAOYSA-N 0.000 description 2
- 238000005829 trimerization reaction Methods 0.000 description 2
- HVLLSGMXQDNUAL-UHFFFAOYSA-N triphenyl phosphite Chemical compound C=1C=CC=CC=1OP(OC=1C=CC=CC=1)OC1=CC=CC=C1 HVLLSGMXQDNUAL-UHFFFAOYSA-N 0.000 description 2
- COIOYMYWGDAQPM-UHFFFAOYSA-N tris(2-methylphenyl)phosphane Chemical compound CC1=CC=CC=C1P(C=1C(=CC=CC=1)C)C1=CC=CC=C1C COIOYMYWGDAQPM-UHFFFAOYSA-N 0.000 description 2
- BWHDROKFUHTORW-UHFFFAOYSA-N tritert-butylphosphane Chemical compound CC(C)(C)P(C(C)(C)C)C(C)(C)C BWHDROKFUHTORW-UHFFFAOYSA-N 0.000 description 2
- YMJAIEYASUCCMJ-UHFFFAOYSA-N (1-isoquinolin-1-ylnaphthalen-2-yl)-diphenylphosphane Chemical compound C1=CC=CC=C1P(C=1C(=C2C=CC=CC2=CC=1)C=1C2=CC=CC=C2C=CN=1)C1=CC=CC=C1 YMJAIEYASUCCMJ-UHFFFAOYSA-N 0.000 description 1
- NFRYVRNCDXULEX-UHFFFAOYSA-N (2-diphenylphosphanylphenyl)-diphenylphosphane Chemical compound C1=CC=CC=C1P(C=1C(=CC=CC=1)P(C=1C=CC=CC=1)C=1C=CC=CC=1)C1=CC=CC=C1 NFRYVRNCDXULEX-UHFFFAOYSA-N 0.000 description 1
- CDJHPMXMJUCLPA-UHFFFAOYSA-N (3-diphenylphosphanyl-2-bicyclo[2.2.1]hept-5-enyl)-diphenylphosphane Chemical compound C1C2C=CC1C(P(C=1C=CC=CC=1)C=1C=CC=CC=1)C2P(C=1C=CC=CC=1)C1=CC=CC=C1 CDJHPMXMJUCLPA-UHFFFAOYSA-N 0.000 description 1
- YCTDZYMMFQCTEO-FNORWQNLSA-N (E)-3-octene Chemical compound CCCC\C=C\CC YCTDZYMMFQCTEO-FNORWQNLSA-N 0.000 description 1
- GVRWIAHBVAYKIZ-FNORWQNLSA-N (e)-dec-3-ene Chemical compound CCCCCC\C=C\CC GVRWIAHBVAYKIZ-FNORWQNLSA-N 0.000 description 1
- SOVOPSCRHKEUNJ-VQHVLOKHSA-N (e)-dec-4-ene Chemical compound CCCCC\C=C\CCC SOVOPSCRHKEUNJ-VQHVLOKHSA-N 0.000 description 1
- KZPYGQFFRCFCPP-UHFFFAOYSA-N 1,1'-bis(diphenylphosphino)ferrocene Chemical compound [Fe+2].C1=CC=C[C-]1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=C[C-]1P(C=1C=CC=CC=1)C1=CC=CC=C1 KZPYGQFFRCFCPP-UHFFFAOYSA-N 0.000 description 1
- REQHFDTZLMVFIX-UHFFFAOYSA-N 1,1-bis(diphenylphosphanyl)ethyl-diphenylphosphane Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)C(P(C=1C=CC=CC=1)C=1C=CC=CC=1)(C)P(C=1C=CC=CC=1)C1=CC=CC=C1 REQHFDTZLMVFIX-UHFFFAOYSA-N 0.000 description 1
- XGCDBGRZEKYHNV-UHFFFAOYSA-N 1,1-bis(diphenylphosphino)methane Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)CP(C=1C=CC=CC=1)C1=CC=CC=C1 XGCDBGRZEKYHNV-UHFFFAOYSA-N 0.000 description 1
- ZKWQSBFSGZJNFP-UHFFFAOYSA-N 1,2-bis(dimethylphosphino)ethane Chemical compound CP(C)CCP(C)C ZKWQSBFSGZJNFP-UHFFFAOYSA-N 0.000 description 1
- QFMZQPDHXULLKC-UHFFFAOYSA-N 1,2-bis(diphenylphosphino)ethane Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)CCP(C=1C=CC=CC=1)C1=CC=CC=C1 QFMZQPDHXULLKC-UHFFFAOYSA-N 0.000 description 1
- MTNKRTXSIXNCAP-UHFFFAOYSA-N 1-(4-butoxyphenyl)-n-[4-[2-[4-[(4-butoxyphenyl)methylideneamino]phenyl]ethyl]phenyl]methanimine Chemical compound C1=CC(OCCCC)=CC=C1C=NC(C=C1)=CC=C1CCC1=CC=C(N=CC=2C=CC(OCCCC)=CC=2)C=C1 MTNKRTXSIXNCAP-UHFFFAOYSA-N 0.000 description 1
- AJNZWRKTWQLAJK-UHFFFAOYSA-N 1-[2-(2,5-dimethylphospholan-1-yl)phenyl]-2,5-dimethylphospholane Chemical compound CC1CCC(C)P1C1=CC=CC=C1P1C(C)CCC1C AJNZWRKTWQLAJK-UHFFFAOYSA-N 0.000 description 1
- WGOBPPNNYVSJTE-UHFFFAOYSA-N 1-diphenylphosphanylpropan-2-yl(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)C(C)CP(C=1C=CC=CC=1)C1=CC=CC=C1 WGOBPPNNYVSJTE-UHFFFAOYSA-N 0.000 description 1
- JHGANFHXERNTDK-UHFFFAOYSA-N 2,5-diethyl-2,3-dihydro-1H-phosphindole Chemical compound CCC1=CC=C2PC(CC)CC2=C1 JHGANFHXERNTDK-UHFFFAOYSA-N 0.000 description 1
- OTTZHAVKAVGASB-HYXAFXHYSA-N 2-Heptene Chemical compound CCCC\C=C/C OTTZHAVKAVGASB-HYXAFXHYSA-N 0.000 description 1
- MIOCUERTSIJEDP-UHFFFAOYSA-N 2-diethylphosphanylethyl(diethyl)phosphane Chemical compound CCP(CC)CCP(CC)CC MIOCUERTSIJEDP-UHFFFAOYSA-N 0.000 description 1
- OTTZHAVKAVGASB-UHFFFAOYSA-N 2-heptene Natural products CCCCC=CC OTTZHAVKAVGASB-UHFFFAOYSA-N 0.000 description 1
- IRUDSQHLKGNCGF-UHFFFAOYSA-N 2-methylhex-1-ene Chemical compound CCCCC(C)=C IRUDSQHLKGNCGF-UHFFFAOYSA-N 0.000 description 1
- ILPBINAXDRFYPL-UHFFFAOYSA-N 2-octene Chemical compound CCCCCC=CC ILPBINAXDRFYPL-UHFFFAOYSA-N 0.000 description 1
- OMDCSPXITNMPHV-UHFFFAOYSA-N 2h-oxaphosphinine Chemical compound O1PC=CC=C1 OMDCSPXITNMPHV-UHFFFAOYSA-N 0.000 description 1
- YICAEXQYKBMDNH-UHFFFAOYSA-N 3-[bis(3-hydroxypropyl)phosphanyl]propan-1-ol Chemical compound OCCCP(CCCO)CCCO YICAEXQYKBMDNH-UHFFFAOYSA-N 0.000 description 1
- FWXAUDSWDBGCMN-UHFFFAOYSA-N 3-diphenylphosphanylbutan-2-yl(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)C(C)C(C)P(C=1C=CC=CC=1)C1=CC=CC=C1 FWXAUDSWDBGCMN-UHFFFAOYSA-N 0.000 description 1
- ZQDPJFUHLCOCRG-UHFFFAOYSA-N 3-hexene Chemical compound CCC=CCC ZQDPJFUHLCOCRG-UHFFFAOYSA-N 0.000 description 1
- RITONZMLZWYPHW-UHFFFAOYSA-N 3-methylhex-1-ene Chemical compound CCCC(C)C=C RITONZMLZWYPHW-UHFFFAOYSA-N 0.000 description 1
- XZJZVNABSFJYOK-UHFFFAOYSA-N 3-methylidenenonane Chemical compound CCCCCCC(=C)CC XZJZVNABSFJYOK-UHFFFAOYSA-N 0.000 description 1
- GNETVOUSGGAEDK-UHFFFAOYSA-N 4-bis[4-(dimethylamino)phenyl]phosphanyl-n,n-dimethylaniline Chemical compound C1=CC(N(C)C)=CC=C1P(C=1C=CC(=CC=1)N(C)C)C1=CC=C(N(C)C)C=C1 GNETVOUSGGAEDK-UHFFFAOYSA-N 0.000 description 1
- BCJVBDBJSMFBRW-UHFFFAOYSA-N 4-diphenylphosphanylbutyl(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)CCCCP(C=1C=CC=CC=1)C1=CC=CC=C1 BCJVBDBJSMFBRW-UHFFFAOYSA-N 0.000 description 1
- XWJMQJGSSGDJSY-UHFFFAOYSA-N 4-methyloct-1-ene Chemical class CCCCC(C)CC=C XWJMQJGSSGDJSY-UHFFFAOYSA-N 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 1
- MQIUGAXCHLFZKX-UHFFFAOYSA-N Di-n-octyl phthalate Natural products CCCCCCCCOC(=O)C1=CC=CC=C1C(=O)OCCCCCCCC MQIUGAXCHLFZKX-UHFFFAOYSA-N 0.000 description 1
- VGGSQFUCUMXWEO-UHFFFAOYSA-N Ethene Chemical compound C=C VGGSQFUCUMXWEO-UHFFFAOYSA-N 0.000 description 1
- 239000005977 Ethylene Substances 0.000 description 1
- BDAGIHXWWSANSR-UHFFFAOYSA-M Formate Chemical compound [O-]C=O BDAGIHXWWSANSR-UHFFFAOYSA-M 0.000 description 1
- BDAGIHXWWSANSR-UHFFFAOYSA-N Formic acid Chemical class OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 1
- ZOKXTWBITQBERF-UHFFFAOYSA-N Molybdenum Chemical compound [Mo] ZOKXTWBITQBERF-UHFFFAOYSA-N 0.000 description 1
- QZUPHAGRBBOLTB-UHFFFAOYSA-N NSC 244302 Chemical compound C=1C=CC=CC=1P(C(C)(C)C)C1=CC=CC=C1 QZUPHAGRBBOLTB-UHFFFAOYSA-N 0.000 description 1
- 239000004435 Oxo alcohol Substances 0.000 description 1
- 239000007868 Raney catalyst Substances 0.000 description 1
- 229910000564 Raney nickel Inorganic materials 0.000 description 1
- 229910021604 Rhodium(III) chloride Inorganic materials 0.000 description 1
- HCHKCACWOHOZIP-UHFFFAOYSA-N Zinc Chemical compound [Zn] HCHKCACWOHOZIP-UHFFFAOYSA-N 0.000 description 1
- KRWTWSSMURUMDE-UHFFFAOYSA-N [1-(2-methoxynaphthalen-1-yl)naphthalen-2-yl]-diphenylphosphane Chemical group COC1=CC=C2C=CC=CC2=C1C(C1=CC=CC=C1C=C1)=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 KRWTWSSMURUMDE-UHFFFAOYSA-N 0.000 description 1
- IOPQYDKQISFMJI-UHFFFAOYSA-N [1-[2-bis(4-methylphenyl)phosphanylnaphthalen-1-yl]naphthalen-2-yl]-bis(4-methylphenyl)phosphane Chemical group C1=CC(C)=CC=C1P(C=1C(=C2C=CC=CC2=CC=1)C=1C2=CC=CC=C2C=CC=1P(C=1C=CC(C)=CC=1)C=1C=CC(C)=CC=1)C1=CC=C(C)C=C1 IOPQYDKQISFMJI-UHFFFAOYSA-N 0.000 description 1
- GRTJBNJOHNTQBO-UHFFFAOYSA-N [2-(2-diphenylphosphanylphenyl)phenyl]-diphenylphosphane Chemical group C1=CC=CC=C1P(C=1C(=CC=CC=1)C=1C(=CC=CC=1)P(C=1C=CC=CC=1)C=1C=CC=CC=1)C1=CC=CC=C1 GRTJBNJOHNTQBO-UHFFFAOYSA-N 0.000 description 1
- SZKMTZNASRXXCE-UHFFFAOYSA-N [2-[2-(diphenylphosphanylmethyl)phenyl]phenyl]methyl-diphenylphosphane Chemical compound C=1C=CC=C(C=2C(=CC=CC=2)CP(C=2C=CC=CC=2)C=2C=CC=CC=2)C=1CP(C=1C=CC=CC=1)C1=CC=CC=C1 SZKMTZNASRXXCE-UHFFFAOYSA-N 0.000 description 1
- HDTOJNWTFZFLPZ-UHFFFAOYSA-J [K+].[Rh+3].[O-]S([O-])(=O)=O.[O-]S([O-])(=O)=O Chemical compound [K+].[Rh+3].[O-]S([O-])(=O)=O.[O-]S([O-])(=O)=O HDTOJNWTFZFLPZ-UHFFFAOYSA-J 0.000 description 1
- 150000001242 acetic acid derivatives Chemical class 0.000 description 1
- 239000002253 acid Substances 0.000 description 1
- 230000002378 acidificating effect Effects 0.000 description 1
- 239000012190 activator Substances 0.000 description 1
- 239000013543 active substance Substances 0.000 description 1
- 239000000654 additive Substances 0.000 description 1
- 238000005865 alkene metathesis reaction Methods 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- WATWJIUSRGPENY-UHFFFAOYSA-N antimony atom Chemical group [Sb] WATWJIUSRGPENY-UHFFFAOYSA-N 0.000 description 1
- 239000007864 aqueous solution Substances 0.000 description 1
- 229910052785 arsenic Inorganic materials 0.000 description 1
- RQNWIZPPADIBDY-UHFFFAOYSA-N arsenic atom Chemical compound [As] RQNWIZPPADIBDY-UHFFFAOYSA-N 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 239000002585 base Substances 0.000 description 1
- 230000009286 beneficial effect Effects 0.000 description 1
- UZCPNEBHTFYJNY-UHFFFAOYSA-N benzyl(diphenyl)phosphane Chemical compound C=1C=CC=CC=1CP(C=1C=CC=CC=1)C1=CC=CC=C1 UZCPNEBHTFYJNY-UHFFFAOYSA-N 0.000 description 1
- BJQHLKABXJIVAM-UHFFFAOYSA-N bis(2-ethylhexyl) phthalate Chemical compound CCCCC(CC)COC(=O)C1=CC=CC=C1C(=O)OCC(CC)CCCC BJQHLKABXJIVAM-UHFFFAOYSA-N 0.000 description 1
- MVKZAEARORRRPG-UHFFFAOYSA-N bis(2-methoxyphenyl)-phenylphosphane Chemical compound COC1=CC=CC=C1P(C=1C(=CC=CC=1)OC)C1=CC=CC=C1 MVKZAEARORRRPG-UHFFFAOYSA-N 0.000 description 1
- 239000001273 butane Substances 0.000 description 1
- WXMZPPIDLJRXNK-UHFFFAOYSA-N butyl(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(CCCC)C1=CC=CC=C1 WXMZPPIDLJRXNK-UHFFFAOYSA-N 0.000 description 1
- 150000001721 carbon Chemical group 0.000 description 1
- 239000000969 carrier Substances 0.000 description 1
- 230000003197 catalytic effect Effects 0.000 description 1
- 238000009903 catalytic hydrogenation reaction Methods 0.000 description 1
- 230000008859 change Effects 0.000 description 1
- 239000003153 chemical reaction reagent Substances 0.000 description 1
- 150000001869 cobalt compounds Chemical class 0.000 description 1
- 230000009849 deactivation Effects 0.000 description 1
- UURSXESKOOOTOV-UHFFFAOYSA-N dec-5-ene Chemical compound CCCCC=CCCCC UURSXESKOOOTOV-UHFFFAOYSA-N 0.000 description 1
- 230000007423 decrease Effects 0.000 description 1
- 230000001419 dependent effect Effects 0.000 description 1
- 239000003599 detergent Substances 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- BOUYBUIVMHNXQB-UHFFFAOYSA-N dicyclohexyl(2-dicyclohexylphosphanylethyl)phosphane Chemical compound C1CCCCC1P(C1CCCCC1)CCP(C1CCCCC1)C1CCCCC1 BOUYBUIVMHNXQB-UHFFFAOYSA-N 0.000 description 1
- OWFLJHJHQKHZJR-UHFFFAOYSA-N dicyclohexyl(dicyclohexylphosphanylmethyl)phosphane Chemical compound C1CCCCC1P(C1CCCCC1)CP(C1CCCCC1)C1CCCCC1 OWFLJHJHQKHZJR-UHFFFAOYSA-N 0.000 description 1
- VPLLTGLLUHLIHA-UHFFFAOYSA-N dicyclohexyl(phenyl)phosphane Chemical compound C1CCCCC1P(C=1C=CC=CC=1)C1CCCCC1 VPLLTGLLUHLIHA-UHFFFAOYSA-N 0.000 description 1
- NSSMTQDEWVTEKN-UHFFFAOYSA-N diethoxy(methyl)phosphane Chemical compound CCOP(C)OCC NSSMTQDEWVTEKN-UHFFFAOYSA-N 0.000 description 1
- WQABCVAJNWAXTE-UHFFFAOYSA-N dimercaprol Chemical compound OCC(S)CS WQABCVAJNWAXTE-UHFFFAOYSA-N 0.000 description 1
- LMZLQYYLELWCCW-UHFFFAOYSA-N dimethoxy(phenyl)phosphane Chemical compound COP(OC)C1=CC=CC=C1 LMZLQYYLELWCCW-UHFFFAOYSA-N 0.000 description 1
- MRNJHNUEBDGNEL-UHFFFAOYSA-N dimethylphosphanylmethyl(dimethyl)phosphane Chemical compound CP(C)CP(C)C MRNJHNUEBDGNEL-UHFFFAOYSA-N 0.000 description 1
- QXKPLZDCTKREIA-UHFFFAOYSA-N diphenoxy(phenyl)phosphane Chemical compound C=1C=CC=CC=1OP(C=1C=CC=CC=1)OC1=CC=CC=C1 QXKPLZDCTKREIA-UHFFFAOYSA-N 0.000 description 1
- AAXGWYDSLJUQLN-UHFFFAOYSA-N diphenyl(propyl)phosphane Chemical compound C=1C=CC=CC=1P(CCC)C1=CC=CC=C1 AAXGWYDSLJUQLN-UHFFFAOYSA-N 0.000 description 1
- PRGMURMHIIOBIW-UHFFFAOYSA-N diphenyl-(5-sulfonylcyclohexa-1,3-dien-1-yl)phosphane Chemical compound C1=CC(=S(=O)=O)CC(P(C=2C=CC=CC=2)C=2C=CC=CC=2)=C1 PRGMURMHIIOBIW-UHFFFAOYSA-N 0.000 description 1
- 229940069096 dodecene Drugs 0.000 description 1
- 238000005516 engineering process Methods 0.000 description 1
- 150000002170 ethers Chemical class 0.000 description 1
- JCRCPEDXAHDCAJ-UHFFFAOYSA-N ethoxy(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(OCC)C1=CC=CC=C1 JCRCPEDXAHDCAJ-UHFFFAOYSA-N 0.000 description 1
- WUOIAOOSKMHJOV-UHFFFAOYSA-N ethyl(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(CC)C1=CC=CC=C1 WUOIAOOSKMHJOV-UHFFFAOYSA-N 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 239000003205 fragrance Substances 0.000 description 1
- 239000008187 granular material Substances 0.000 description 1
- 230000017525 heat dissipation Effects 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 150000002373 hemiacetals Chemical class 0.000 description 1
- WZHKDGJSXCTSCK-UHFFFAOYSA-N hept-3-ene Chemical compound CCCC=CCC WZHKDGJSXCTSCK-UHFFFAOYSA-N 0.000 description 1
- 125000004836 hexamethylene group Chemical class [H]C([H])([*:2])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[*:1] 0.000 description 1
- WHNGQRQJGDUZPJ-UHFFFAOYSA-N hexyl(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(CCCCCC)C1=CC=CC=C1 WHNGQRQJGDUZPJ-UHFFFAOYSA-N 0.000 description 1
- 229930195733 hydrocarbon Natural products 0.000 description 1
- 150000002430 hydrocarbons Chemical class 0.000 description 1
- 150000002431 hydrogen Chemical class 0.000 description 1
- 238000010348 incorporation Methods 0.000 description 1
- 239000000543 intermediate Substances 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- OAADXJFIBNEPLY-UHFFFAOYSA-N methoxy(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(OC)C1=CC=CC=C1 OAADXJFIBNEPLY-UHFFFAOYSA-N 0.000 description 1
- 229910052750 molybdenum Inorganic materials 0.000 description 1
- 239000011733 molybdenum Substances 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- IJDNQMDRQITEOD-UHFFFAOYSA-N n-butane Chemical compound CCCC IJDNQMDRQITEOD-UHFFFAOYSA-N 0.000 description 1
- OFBQJSOFQDEBGM-UHFFFAOYSA-N n-pentane Natural products CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 description 1
- 229910052757 nitrogen Inorganic materials 0.000 description 1
- RVYIWUYXLMNNCL-UHFFFAOYSA-L nonanoate;rhodium(2+) Chemical compound [Rh+2].CCCCCCCCC([O-])=O.CCCCCCCCC([O-])=O RVYIWUYXLMNNCL-UHFFFAOYSA-L 0.000 description 1
- IHDGDXHKTFMWSW-UHFFFAOYSA-K nonanoate;rhodium(3+) Chemical compound [Rh+3].CCCCCCCCC([O-])=O.CCCCCCCCC([O-])=O.CCCCCCCCC([O-])=O IHDGDXHKTFMWSW-UHFFFAOYSA-K 0.000 description 1
- IRUCBBFNLDIMIK-UHFFFAOYSA-N oct-4-ene Chemical compound CCCC=CCCC IRUCBBFNLDIMIK-UHFFFAOYSA-N 0.000 description 1
- NMFCUXDFBMUBKH-UHFFFAOYSA-L octanoate;rhodium(2+) Chemical compound [Rh+2].CCCCCCCC([O-])=O.CCCCCCCC([O-])=O NMFCUXDFBMUBKH-UHFFFAOYSA-L 0.000 description 1
- 238000005580 one pot reaction Methods 0.000 description 1
- 238000005457 optimization Methods 0.000 description 1
- 150000002902 organometallic compounds Chemical class 0.000 description 1
- 125000002524 organometallic group Chemical group 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 238000007254 oxidation reaction Methods 0.000 description 1
- MPQXHAGKBWFSNV-UHFFFAOYSA-N oxidophosphanium Chemical class [PH3]=O MPQXHAGKBWFSNV-UHFFFAOYSA-N 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 239000008188 pellet Substances 0.000 description 1
- UPDNYUVJHQABBS-UHFFFAOYSA-N phenoxy(diphenyl)phosphane Chemical compound C=1C=CC=CC=1OP(C=1C=CC=CC=1)C1=CC=CC=C1 UPDNYUVJHQABBS-UHFFFAOYSA-N 0.000 description 1
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 1
- 238000004886 process control Methods 0.000 description 1
- 239000000376 reactant Substances 0.000 description 1
- 230000036632 reaction speed Effects 0.000 description 1
- 238000011084 recovery Methods 0.000 description 1
- 238000004064 recycling Methods 0.000 description 1
- 230000001105 regulatory effect Effects 0.000 description 1
- 238000012552 review Methods 0.000 description 1
- VXNYVYJABGOSBX-UHFFFAOYSA-N rhodium(3+);trinitrate Chemical compound [Rh+3].[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O VXNYVYJABGOSBX-UHFFFAOYSA-N 0.000 description 1
- YWFDDXXMOPZFFM-UHFFFAOYSA-H rhodium(3+);trisulfate Chemical compound [Rh+3].[Rh+3].[O-]S([O-])(=O)=O.[O-]S([O-])(=O)=O.[O-]S([O-])(=O)=O YWFDDXXMOPZFFM-UHFFFAOYSA-H 0.000 description 1
- SONJTKJMTWTJCT-UHFFFAOYSA-K rhodium(iii) chloride Chemical compound [Cl-].[Cl-].[Cl-].[Rh+3] SONJTKJMTWTJCT-UHFFFAOYSA-K 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 239000003381 stabilizer Substances 0.000 description 1
- 230000000087 stabilizing effect Effects 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 238000012546 transfer Methods 0.000 description 1
- IFXORIIYQORRMJ-UHFFFAOYSA-N tribenzylphosphane Chemical compound C=1C=CC=CC=1CP(CC=1C=CC=CC=1)CC1=CC=CC=C1 IFXORIIYQORRMJ-UHFFFAOYSA-N 0.000 description 1
- TUQOTMZNTHZOKS-UHFFFAOYSA-N tributylphosphine Chemical compound CCCCP(CCCC)CCCC TUQOTMZNTHZOKS-UHFFFAOYSA-N 0.000 description 1
- WLPUWLXVBWGYMZ-UHFFFAOYSA-N tricyclohexylphosphine Chemical compound C1CCCCC1P(C1CCCCC1)C1CCCCC1 WLPUWLXVBWGYMZ-UHFFFAOYSA-N 0.000 description 1
- DHWBYAACHDUFAT-UHFFFAOYSA-N tricyclopentylphosphane Chemical compound C1CCCC1P(C1CCCC1)C1CCCC1 DHWBYAACHDUFAT-UHFFFAOYSA-N 0.000 description 1
- BDZBKCUKTQZUTL-UHFFFAOYSA-N triethyl phosphite Chemical compound CCOP(OCC)OCC BDZBKCUKTQZUTL-UHFFFAOYSA-N 0.000 description 1
- RXJKFRMDXUJTEX-UHFFFAOYSA-N triethylphosphine Chemical compound CCP(CC)CC RXJKFRMDXUJTEX-UHFFFAOYSA-N 0.000 description 1
- CYTQBVOFDCPGCX-UHFFFAOYSA-N trimethyl phosphite Chemical compound COP(OC)OC CYTQBVOFDCPGCX-UHFFFAOYSA-N 0.000 description 1
- DMEUUKUNSVFYAA-UHFFFAOYSA-N trinaphthalen-1-ylphosphane Chemical compound C1=CC=C2C(P(C=3C4=CC=CC=C4C=CC=3)C=3C4=CC=CC=C4C=CC=3)=CC=CC2=C1 DMEUUKUNSVFYAA-UHFFFAOYSA-N 0.000 description 1
- JSPLKZUTYZBBKA-UHFFFAOYSA-N trioxidane Chemical class OOO JSPLKZUTYZBBKA-UHFFFAOYSA-N 0.000 description 1
- AXVOAMVQOCBPQT-UHFFFAOYSA-N triphos Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)CCP(C=1C=CC=CC=1)CCP(C=1C=CC=CC=1)C1=CC=CC=C1 AXVOAMVQOCBPQT-UHFFFAOYSA-N 0.000 description 1
- QOPBTFMUVTXWFF-UHFFFAOYSA-N tripropyl phosphite Chemical compound CCCOP(OCCC)OCCC QOPBTFMUVTXWFF-UHFFFAOYSA-N 0.000 description 1
- ILLOBGFGKYTZRO-UHFFFAOYSA-N tris(2-ethylhexyl) phosphite Chemical compound CCCCC(CC)COP(OCC(CC)CCCC)OCC(CC)CCCC ILLOBGFGKYTZRO-UHFFFAOYSA-N 0.000 description 1
- DAGQYUCAQQEEJD-UHFFFAOYSA-N tris(2-methylpropyl)phosphane Chemical compound CC(C)CP(CC(C)C)CC(C)C DAGQYUCAQQEEJD-UHFFFAOYSA-N 0.000 description 1
- MHDLYQWLYLNKDL-UHFFFAOYSA-N tris(2-tert-butyl-4-methoxyphenyl) phosphite Chemical compound CC(C)(C)C1=CC(OC)=CC=C1OP(OC=1C(=CC(OC)=CC=1)C(C)(C)C)OC1=CC=C(OC)C=C1C(C)(C)C MHDLYQWLYLNKDL-UHFFFAOYSA-N 0.000 description 1
- HBYRZSMDBQVSHO-UHFFFAOYSA-N tris(2-tert-butyl-4-methylphenyl) phosphite Chemical compound CC(C)(C)C1=CC(C)=CC=C1OP(OC=1C(=CC(C)=CC=1)C(C)(C)C)OC1=CC=C(C)C=C1C(C)(C)C HBYRZSMDBQVSHO-UHFFFAOYSA-N 0.000 description 1
- LFNXCUNDYSYVJY-UHFFFAOYSA-N tris(3-methylphenyl)phosphane Chemical compound CC1=CC=CC(P(C=2C=C(C)C=CC=2)C=2C=C(C)C=CC=2)=C1 LFNXCUNDYSYVJY-UHFFFAOYSA-N 0.000 description 1
- IQKSLJOIKWOGIZ-UHFFFAOYSA-N tris(4-chlorophenyl)phosphane Chemical compound C1=CC(Cl)=CC=C1P(C=1C=CC(Cl)=CC=1)C1=CC=C(Cl)C=C1 IQKSLJOIKWOGIZ-UHFFFAOYSA-N 0.000 description 1
- GEPJPYNDFSOARB-UHFFFAOYSA-N tris(4-fluorophenyl)phosphane Chemical compound C1=CC(F)=CC=C1P(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 GEPJPYNDFSOARB-UHFFFAOYSA-N 0.000 description 1
- FEVFLQDDNUQKRY-UHFFFAOYSA-N tris(4-methylphenyl) phosphite Chemical compound C1=CC(C)=CC=C1OP(OC=1C=CC(C)=CC=1)OC1=CC=C(C)C=C1 FEVFLQDDNUQKRY-UHFFFAOYSA-N 0.000 description 1
- WXAZIUYTQHYBFW-UHFFFAOYSA-N tris(4-methylphenyl)phosphane Chemical compound C1=CC(C)=CC=C1P(C=1C=CC(C)=CC=1)C1=CC=C(C)C=C1 WXAZIUYTQHYBFW-UHFFFAOYSA-N 0.000 description 1
- DLQYXUGCCKQSRJ-UHFFFAOYSA-N tris(furan-2-yl)phosphane Chemical compound C1=COC(P(C=2OC=CC=2)C=2OC=CC=2)=C1 DLQYXUGCCKQSRJ-UHFFFAOYSA-N 0.000 description 1
- NZIQBDROTUFRHZ-UHFFFAOYSA-N tritert-butyl phosphite Chemical compound CC(C)(C)OP(OC(C)(C)C)OC(C)(C)C NZIQBDROTUFRHZ-UHFFFAOYSA-N 0.000 description 1
- 239000002918 waste heat Substances 0.000 description 1
- 239000010457 zeolite Substances 0.000 description 1
- 229910052725 zinc Inorganic materials 0.000 description 1
- 239000011701 zinc Substances 0.000 description 1
- 239000004711 α-olefin Substances 0.000 description 1
Images


Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C45/00—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds
- C07C45/78—Separation; Purification; Stabilisation; Use of additives
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C45/00—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds
- C07C45/49—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by reaction with carbon monoxide
- C07C45/50—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by reaction with carbon monoxide by oxo-reactions
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C29/00—Preparation of compounds having hydroxy or O-metal groups bound to a carbon atom not belonging to a six-membered aromatic ring
- C07C29/16—Preparation of compounds having hydroxy or O-metal groups bound to a carbon atom not belonging to a six-membered aromatic ring by oxo-reaction combined with reduction
Definitions
- the present invention relates to a process for the preparation of aldehydes having 7 to 25 Carbon atoms by multi-stage cobalt or rhodium catalyzed hydroformylation the corresponding olefins.
- aldehydes especially those having 7 to 25 carbon atoms, are known by catalytic hydroformylation (technically most commonly referred to as oxo reaction) of a Carbon atom poorer olefins are produced.
- the aldehydes are for example as Synthesis precursors, used for the production of carboxylic acids and as fragrances. Technically They are often converted by catalytic hydrogenation in the corresponding alcohols, which i.a. be used as intermediates for the production of plasticizers and detergents.
- olefin mixtures used as starting materials for hydroformylation synthesis often contain olefin isomers of different structures with different Branching levels, different location of the double bond and different olefins Molecular weights. This is especially true for olefin mixtures, which by di-, tri- or further Oligomerization of olefins having 2 to 8 C atoms or other readily available higher Olefins or caused by Cooligomermaschine of said olefins.
- typical olefin mixtures which are industrially relevant for the hydroformylation are triand Called tetrapropene and di-, tri- and tetrabutene.
- EP 562,451 and EP 0 646 563 describes the hydroformylation of mixtures containing 1- and 2-butene described, wherein in the first stage, the 1-butene in a heterogeneous reaction, ie in a Polyphase system, optionally with the addition of a phase transfer reagent or Solubilizer is implemented and in the second stage, a homogeneously dissolved catalyst is used.
- a heterogeneous reaction ie in a Polyphase system
- a phase transfer reagent or Solubilizer optionally with the addition of a phase transfer reagent or Solubilizer
- a homogeneously dissolved catalyst is used.
- rhodium catalysts are produced in both stages used, while according to EP 0 646 563 in the first stage rhodium and in the second stage Cobalt catalysts are used.
- GB 1 387 657 a two-stage hydroformylation is described in which the Reaction product of the first stage is discharged in gaseous form and after condensation of the Aldehydes or alcohols, the first-stage exhaust gas containing unreacted olefins, for one part leads back to the first stage and passed to the other part in a second reactor becomes.
- This process concept is suitable for the hydroformylation of volatile olefins with not more than 5 carbon atoms z. B. for ethylene or propylene.
- WO 95/08525 a two-stage hydroformylation process is described in which the Reaction mixture is discharged in gaseous form from the first stage.
- Olefins can be reacted with 2 to 20 C-atoms, in particular 2 to 8 C-atoms.
- the Hydroformylation is rhodium-catalyzed and the catalyst is identical in both stages.
- the example describes the hydroformylation of propylene.
- Higher olefins with more than 5 C atoms can be, as in the previously described methods, because of the relatively high Do not implement boiling points of the educts and products technically advantageous.
- the implementation in The gas phase is therefore energetically unfavorable.
- the object of the invention was therefore to provide a process for the preparation of higher
- To provide oxo-alcohols from olefins or olefin mixtures, the high conversions with high selectivities, correspondingly fewer by-products and / or secondary products produced, also characterized by high space-time yields and more scope for Control of product features provides.
- the present invention is therefore a method for multi-stage cobalt or Rhodium-catalyzed hydroformylation of olefins having 6 to 24 carbon atoms first a selective hydrogenation takes place before unreacted olefin from the Reaction product separated and fed to another hydroformylation.
- the object of the invention was therefore to provide a process for the preparation of higher Oxo-aldehydes or the corresponding alcohols from olefins or olefin mixtures accordingly, which combines high conversions with high selectivities produces fewer by-products and / or secondary products, moreover, by high space-time yields and offers more leeway to control product features.
- the process according to the invention is preferably carried out in such a way that the liquid reactor discharge the hydroformylation step a) is a homogeneous liquid phase.
- the cobalt or rhodium catalysts are preferably used in such a way that they are homogeneous in the liquid reactor discharge the hydroformylation steps a) are dissolved.
- the separation of the unreacted olefins from the formed aldehydes takes place after the Separation of excess synthesis gas and the catalyst in one or more Separation steps or distillation steps.
- the hydroformylation products from the first Process stage are thus not again in one or more further stages the Subsequent reactions favoring conditions subjected to a hydroformylation reaction.
- the process according to the invention may in each case preferably be carried out with two process stages, be carried out batchwise or continuously.
- various process variants are possible, the exemplary than Two-stage process in Figures 1 to 3 are shown. Below are these Embodiments referred to as variant 1, 2 and 3. It should be emphasized that the here analogously also for processes with more than two Procedural steps apply.
- the method according to variant 1 is reproduced as a block diagram in FIG.
- the olefin mixture 3 the synthesis gas 2 (carbon monoxide and hydrogen) and catalyst solution or the precursors of the catalyst 4 are fed.
- the hydroformylation mixture 5 thus obtained is depressurized, the expansion gas 7 (not spent synthesis gas) is withdrawn and the relaxed hydroformylation mixture in the first catalyst separation 6 freed from the catalyst 4, which, optionally after Removal of a small partial flow and after addition of fresh catalyst in the first hydroformylation reactor 1 is recycled.
- catalyst are also here Precursors of catalysts, eg. As cobalt (II) salt solutions referred to.
- the catalyst liberated hydroformylation mixture 8 is in the distillation column 9 in the low boilers 10, consisting predominantly of unreacted olefins and crude aldehyde 11 separated.
- the Low boilers 10, synthesis gas 13 and catalyst solution 16 are introduced into the second hydroformylation reactor 12 introduced.
- the hydroformylation step of the second Process stage can be carried out with the same catalyst system (both metal and ligand or their respective concentration) or with a different catalyst system than the first stage operate.
- the hydroformylation mixture 14 from the second Hydroformylation reactor 12 is in turn expanded, and the expansion gas 17 deducted.
- the relaxed hydroformylation mixture 14 is in the second Catalyst separation 15 freed from the catalyst 16, which in turn, optionally after Removal of a small partial flow and after addition of fresh catalyst in the second hydroformylation reactor 12 is recycled.
- the decatalyzed Hydroformylation mixture 18 can in the column 19 in the low boilers 20, the predominant consist of saturated hydrocarbons, and crude aldehyde 21 are separated. Optionally, a portion of the low boilers 20 can be returned to the reactor 12. (Line not shown in Fig. 1).
- a further embodiment of this process variant is that the decatalyzed Hydroformylation mixture 18 without distillation in the column 19 together with the Rohaldehyd 11 of the hydrogenation 22 is supplied (line 24).
- the Rohaldehyde 11 and 21 or 11 and 24 are hydrogenated in the hydrogenation reactor 22 with hydrogen to the crude alcohol 23, which are optionally worked up in a distillation, not shown, on pure alcohol can.
- each process stage has one Hydroformylation step a), a catalyst separation step b) and a Distillation step c), with the proviso that the catalyst separated in b) directly or after work-up in the hydroformylation step a) of the respective process stage is returned.
- this variant of the method can also be carried out so that the last Process stage no distillation step c).
- FIG. The block diagram of a further process variant of the invention is shown in FIG. in the first hydroformylation reactor 1, the olefin mixture 3, the synthesis gas 2 (carbon monoxide and hydrogen) as well as catalyst 4 or its precursor. That so obtained hydroformylation mixture 5 is released, the expansion gas 7 (not spent synthesis gas) is withdrawn and the relaxed hydroformylation mixture in the first catalyst separation 6 freed from the catalyst 4, which, optionally after Removal of a small partial flow and after addition of fresh catalyst in the first hydroformylation reactor 1 is recycled. The liberated from the catalyst Hydroformylation mixture 8 is passed into the distillation 9.
- the thus obtained Hydroformylation mixture 14 is expanded, the expansion gas 17 withdrawn, and the relaxed hydroformylation mixture in the second catalyst separation 15 from Catalyst 16 freed, which, optionally after discharge of a small partial flow and after addition of fresh catalyst, into the second hydroformylation reactor 12 is returned.
- the decatalyzed second hydroformylation mixture 18 is mixed with the Hydroformylation mixture 8 of the first stage, as already mentioned, in the Feeding the distillation column 9.
- the crude aldehyde 19 is in the hydrogenation 20 with Hydrogen to the crude alcohol 21 hydrogenated. This alcohol can not turn into one The distillation shown to be worked up to pure alcohol.
- catalyst here are also precursors of catalysts, eg. B. cobalt (II) salt solutions designated.
- the second or each further process stage can be the same Catalyst system (both metal and ligand or their respective concentration) or operated with a system other than the first stage of the process.
- the discharge of the saturated hydrocarbons can instead of the partial flow 11 also by working up a partial flow of the catalyst liberated hydroformylation product 18 (not shown).
- this is for example by a Distillative separation of this partial stream in low boilers, which are discharged, and Aldehydes, which in the decatalyzed hydroformylation mixture 18 or the crude aldehyde 19 be returned, feasible.
- This embodiment of the invention has one for each stage of the process Hydroformylation step a) and a catalyst separation step b), wherein the combined liquid hydroformylation mixtures, in a common distillation step (c) be separated into low boiler and bottoms fraction, with the proviso that the steps b) separated catalyst directly or after working up in the hydroformylation step a) the respective process stage is returned.
- FIG. 1 Another variant of the method according to the invention is shown in FIG.
- the olefin mixture 3 the synthesis gas 2 (carbon monoxide and hydrogen) and catalyst solution or precursor 4 thereof. That so obtained hydroformylation mixture 5 is combined with the hydroformylation 14 from the second hydroformylation reactor 12 as combined hydroformylation effluents 15 relaxed, and the expansion gas 7 (unused synthesis gas) deducted.
- the Catalyst separation 6 becomes the combined hydroformylation effluents from the catalyst 16 is released and one receives the formed aldehydes, alcohols and unreacted olefins containing mixture 8.
- the catalyst 16 is, optionally after discharge of a Subset and addition by fresh catalyst, in the two streams 4 and 17 divided.
- Partial stream 4 is in the first hydroformylation reactor 1 and substream 17 in the retracted second hydroformylation reactor 12.
- the decatalyzed Hydroformyl istsaustrag 8 is in the distillation column 9 in the low boilers 10 and Rohaldehyde 18 separated.
- the low boiler fraction 10, which are the unreacted olefins contains, if necessary, after discharge of a subset 11 (for the separation of saturated hydrocarbons or other non-olefinic compounds), together with synthesis gas 13 and catalyst 17 into the second hydroformylation reactor 12 initiated.
- the crude aldehyde 18 is hydrogenated to the crude alcohol in the hydrogenation unit 19 with hydrogen 20 are hydrogenated. This, in turn, in a distillation, not shown, to pure Alcohol to be worked up.
- This embodiment of the method according to the invention is characterized in that the combined reactor effluents of all hydroformylation steps a) only one Catalyst separation step b) and a distillation step c), with the In that the catalyst separated off in process steps b) is used directly or after Workup divided and the hydroformylation steps a) of the individual process steps is returned.
- catalyst are in this variant precursors of catalysts, eg. B. Cobalt (II) salt solutions included.
- the separated excess synthesis gas in completely or partially reduce the process.
- a particularly interesting one Possibility arises when the hydroformylation reactors at different Press operates.
- the exhaust gas from reactors operated at higher pressure than others can be separated at a pressure which is higher than the operating pressure of other reactors so that it can be used without compression in the other reactors.
- the common feature of the invention or variants 1 to 3 is the hydroformylation of olefins or olefin mixtures in several, preferably in two stages, wherein in the the first stage predominantly the more reactive olefins and in the other stages predominantly the reaction-bearing olefins are reacted.
- Another feature essential to the invention is the separation of the unreacted olefins contained in the low boilers from the liquid discharged hydroformylation product of the first stage, after separation of the catalyst, preferably by distillation.
- Variant 1 allows by the separately operating catalyst circuits the use of different Catalysts, different catalyst concentrations or different Ligand systems in the reactors.
- the separate distillations guarantee the best separation of paraffins from the process. It is possible, at least one to save the distillations and the discharges of the various Hydroformylation reactors in only one distillation step to separate (variant 2). A Further reduction of the necessary apparatus will be achieved by merging the Catalyst cycles achieved (variant 3). Although you can not be different Use catalysts in the process stages, the concentration of the catalyst in the But reactors can still by the split ratio (streams 4 and 17 at a Two-stage process according to Figure 3) of the recycled catalyst can be adjusted. Also the reaction conditions such as pressure, temperature etc. remain the same for everyone Hydroformyl mecanics suits freely selectable independently.
- the reactors in which the hydroformylation is carried out can be used in all Process stages be the same or different.
- Examples of applicable reactor types are Bubble columns, loop reactors, jet nozzle reactors, stirred reactors, and tubular reactors partly cascaded and / or can be provided with internals.
- the educts for the process are olefins or mixtures of olefins having 6 to 24 carbon atoms, advantageously having 6 to 20 carbon atoms, in particular having 8 to 20 carbon atoms and having terminal or internal CC double bonds.
- the mixtures may consist of olefins of the same, similar ( ⁇ 2) or significantly different (> ⁇ 2) C number.
- olefins which can be used either in pure form, in a mixture of isomers or in a mixture with other olefins of other carbon number as starting material, may be mentioned, for example: 1-, 2- or 3-hexene, 1-heptene, linear heptene with internal double bond (2-heptene, 3-heptene, etc.), mixtures of linear heptenes, 2- or 3-methyl-1-hexene, 1-octene, linear octenes with internal double bond, mixtures of linear octenes, 2- or 3-methylheptene, 1-nonene, linear nonenes with internal double bonds, mixtures of linear nonenes, 2-, 3- or 4-methyl-octenes, 1-, 2-, 3-, 4- or 5-decene, 2-ethyl-1-octene, 1- Dodecene, linear dodecenes with internal double bond, mixtures of linear dodecenes, 1-tetradecene, linear tetradecenes
- Suitable educts are, inter alia, the mixture of isomeric hexenes (dipropene) obtained in the dimerization of propene, the mixture of isomeric octenes (dibutene) obtained in the dimerization of butenes, and the mixture of isomeric nonenes (tripropene) obtained in the trimerization of propene Tetramerization of propene or the trimerization of butenes resulting mixture of isomeric dodecenes (tetrapropene or tributene), the resulting in the tetramerization of butenes hexadecene mixture (tetrabutene) and by co-oligomerization of olefins with different C number (preferably 2 to 4) prepared olefin mixtures, optionally after distillative separation into fractions having the same or similar ( ⁇ 2) C number.
- C number preferably 2 to 4
- olefins or olefin mixtures produced by Fischer-Tropsch synthesis can be used.
- olefins made by olefin metathesis or other engineering processes can be used.
- Preferred starting materials are mixtures of isomeric octenes, nonenes, dodecenes or hexadecenes, ie oligomers of lower olefins, such as n-butenes, isobutene or propene.
- Other similarly suitable starting materials are oligomers of C 5 olefins.
- synthesis gas used for the hydroformylation are carbon monoxide and Hydrogen generally in the molar ratio of 1: 4 to 4: 1, and preferably about stoichiometric ratio.
- the choice of the catalyst and the reaction conditions depends u. a. from the number of carbon atoms and the Composition of the starting olefins from. If a high proportion of terminal Hydroformylated olefin is a criterion for high product quality, so you get for example, in the dimerization mixture of n-butenes known as di-n-butene very good product quality with satisfactory yield, if one at one Two-stage process in both stages uses unmodified cobalt catalysts.Use in the first stage an unmodified cobalt and in the following stages one unmodified rhodium catalyst, so the yield improves, while the Product quality goes down a bit.
- the temperatures and pressures in the hydroformylation steps of the various Process stages can vary within wide limits, depending on the catalyst and olefin mixture. Since react in the first stage, preferably the more reactive olefins, one puts in the Hydroformylierungsitzen the other stages expedient energetic Reaction conditions with respect to temperature, amount of catalyst, residence time.
- Optimal conditions can vary from case to case, depending on the objective for example, the overall space-time yield achieved, the increase in selectivity or the desired product properties be an optimization criterion.
- the Composition of educt olefin and the choice of catalyst systems and / or the Reaction conditions prevail, which of the possible embodiments of the inventive method which is economically optimal.
- olefin conversions are carried out in the hydroformylation steps the individual process steps from 20 to 98%, especially from 40 to 80%, especially preferably 50 to 75% received (each single pass).
- the olefins can each be converted to a conversion of at least 50%, preferably 55 to 98% are reacted.
- An advantage of the process according to the invention is that in the hydroformylation reactors different reaction conditions can be set. This allows the Adapting the hydroformylation conditions to the reactivity of the supplied Olefin mixture. For example, to minimize follow-on and by-products, it makes sense in the first reactor, the reactive olefins under mild conditions implement, so that there are almost no secondary and by-products. Hereinafter Reactor will then under possibly more severe conditions the remaining Olefingemisch, which consists predominantly of the inert olefins, hydroformylated. It is thus possible, the different reaction conditions in the reactors To influence isomer distribution of the formed aldehydes.
- Rhodium- and cobalt-catalyzed hydroformylation processes mostly differ through their operating parameters.
- the main difference lies in the principle different catalyst separation and recycling. The following are the two Procedures explained separately.
- cobalt compounds are preferably cobalt salts such as formates, acetates or salts of Carboxylic acids that are water soluble used.
- Cobalt acetate which has proved to be particularly effective as an aqueous solution with a cobalt content of 0.5 to 3 wt .-%, preferably from 1.0 to 2.0 wt .-%, calculated as metal, is used.
- the organic phase contains the olefin to be hydroformylated and optionally in addition an aldehyde and / or alcohol, preferably the aldehyde or alcohol is the reaction products formed during the hydroformylation.
- hydroformylation steps with cobalt catalyst are used, then These are at temperatures of 100 to 250 ° C and under pressures of 100 to 400 bar operated. Temperatures of 140 to 210 ° C and synthesis gas pressures have proven to be particularly effective from 200 to 300 bar.
- the volume ratio of carbon monoxide to hydrogen in the Synthesis gas is generally between 2: 1 and 1: 2, in particular in the volume ratio of 1: 1.
- the synthesis gas will be beneficial in excess, for example up to three times the stoichiometric amount used.
- the hydroformylation of olefins is carried out by means of cobalt catalysis in the first process stage, in which the more reactive olefins are reacted, at temperatures between 140 to 195 ° C, preferably carried out at 160 to 185 ° C. Olefin conversions between 20 and 90%, preferably between 50 and 80%, are sought in this process stage.
- the product discharge is after leaving the reactor of the first process stage or the in the first hydroformylation step to 10 to 15 bar and in the decoupling (Catalyst separation, 6 in Fig. 1) passed.
- the product discharge (organic phase) in the presence of "process water” with air or oxygen Temperatures of 130 to 190 ° C freed of cobalt carbonyl complexes.
- the Decoblocking processes are well known and extensively described in the literature, such as, for example, U.S. Pat. B of J. FALBE, in "New Syntheses with Carbon Monoxide", Springer Verlag (1980), Berlin, Heidelberg, New York, page 158 ff.
- the decobalting is preferably carried out in one with fillers, e.g. Raschig rings, filled pressure vessel in which the highest possible phase change surface is produced, carried out.
- the cobalt-free organic product phase is in a downstream Separator separated from the aqueous phase.
- Precarbonylation, catalyst extraction and the actual are preferred Hydroformylation carried out according to DE 196 54 340 in a reactor. It is also possible, to separate these process stages from one another.
- the organic reactor effluent containing the unreacted olefins, aldehydes, alcohols, Formic acid esters and high boilers is, after the hydroformylation step and the Catalyst separation fed to a distillation step.
- the multi-stage method according to the invention offers the possibility of adapting the Reaction conditions, for example by choosing low cobalt concentrations, the To bring the olefin conversion in the first stage to the desired value.
- the Reaction conditions are exacerbated, for example by increasing the Catalyst concentration.
- the process steps according to the invention with cobalt catalyst are particularly suitable for the Hydroformylation of mixtures of isomeric olefins obtained by oligomerization of Propene and butenes are produced.
- typical oligomerizates preferably as Raw material base for the hydroformylation can be used according to the new method include di-, Tri- and tetra-propene as well as di-, tri- and tetra-butene.
- Rhodium catalysts can be in the form of their active complexes in the process However, technically, it is usually easier to use the active catalysts in generated from stable, easily storable rhodium compounds.
- suitable Rhodium compounds for this are, for example, rhodium (II) and rhodium (III) salts, such as Rhodium (III) chloride, rhodium (III) nitrate, rhodium (III) sulfate, potassium rhodium sulfate, Rhodium (II) or rhodium (III) carboxylate, rhodium (II) and rhodium (III) acetate, Rhodium (II) octanoate, rhodium (II) nonanoate, rhodium (III) oxide, salts of rhodium (III) acid, Trisammonium hexachlororhodate (III).
- rhodium complexes are suitable, such as Rhodiumbiscarbonylacetylacetonate, acetylacetonatobisethylenrhodium (I). Particularly suitable are rhodium acetate, rhodium octanoate and rhodium nonanoate.
- ligand in general, about 1 to 500 and preferably 3 to 50 moles of ligand per mole Rhodium added.
- Fresh ligand may be added to the reaction at any time product, to keep the concentration of free ligand constant.
- the concentration of rhodium in the hydroformylation reactor is between 1 ppm and 500 ppm, preferably between 5 ppm and 200 ppm.
- ligands are ligands containing nitrogen, phosphorus, arsenic or antimony atoms, particularly preferred are phosphorus ligands.
- the ligands may be mono- or polydentate chiral ligands can be both the racemate and an enantiomer or diastereomer be used.
- Phosphorus ligands are in particular phosphines, phosphine oxides, To name phosphites, phosphonites and phosphinites.
- phosphines are Triphenylphosphine, tris (p-tolyl) phosphine, tris (m-tolyl) phosphine, tris (o-tolyl) phosphine, tris (pmethoxyphenyl) phosphine, Tris (p-fluorophenyl) phosphine, tris (p-chlorophenyl) phosphine, tris (p-dimethylaminophenyl) phosphine, Ethyldiphenylphosphine, propyldiphenylphosphine, t-butyldiphenylphosphine, n-butyldiphenylphosphine, n-hexyldiphenylphosphine, c-hexyldiphenylphosphine, Dicyclohexylphenylphosphine, tricyclohexylphosphine, tricyclopent
- a particularly preferably used phosphine is triphenylphosphine.
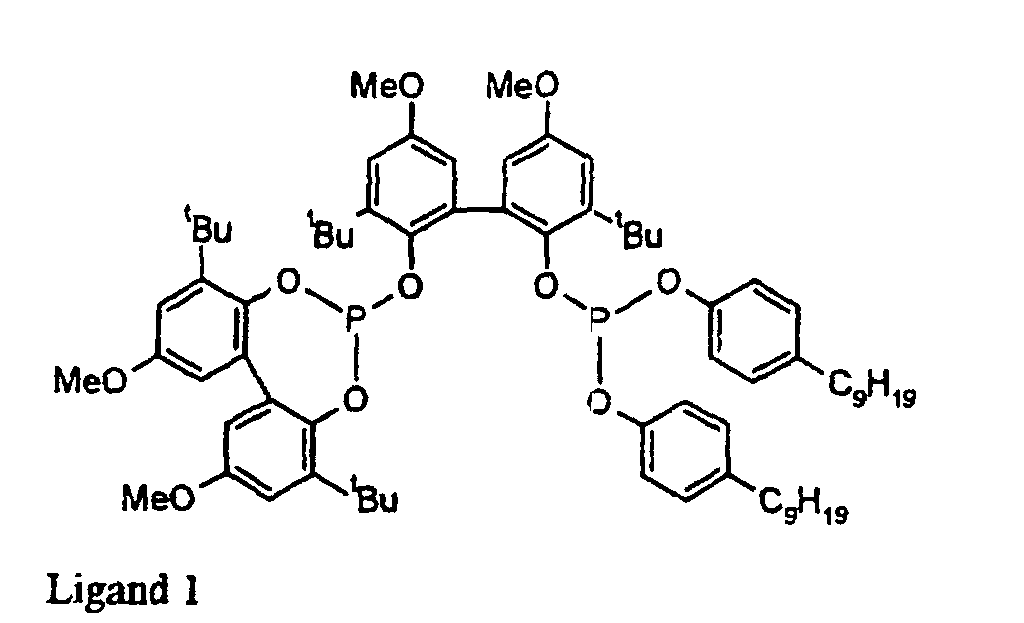
- phosphites are trimethyl phosphite, triethyl phosphite, tri-n-propyl phosphite, tri-ipropyl phosphite, Tri-n-butyl phosphite, tri-i-butyl phosphite, tri-t-butyl phosphite, tris (2-ethylhexyl) phosphite, Triphenyl phosphite, tris (2,4-di-t-butylphenyl) phosphite, tris (2-t-butyl-4-methoxyphenyl) phosphite, Tris (2-t-butyl-4-methylphenyl) phosphite, tris (p-cresyl) phosphite.
- phosphite ligands as described, inter alia, in EP 155 508, U.S. 4,668,651, U.S. 4,748,261, U.S. 4,769,498, U.S. 4,774,361, U.S. 4,835,299, U.S. 4,885,401, U.S. 5 059 710, US 5 113 022, US 5 179 055, US 5 260 491, US 5 264 616, US 5 288 918, US 5 360,938, EP 472,071, EP 518,241 and WO 97/20795.
- Examples of phosphonites are methyldiethoxyphosphine, phenyldimethoxyphosphine, phenyldiphenoxyphosphine, 6-phenoxy-6H-dibenz [c, e] [1,2] oxaphosphorine and its derivatives, in the hydrogen atoms wholly or partly by alkyl, aryl radicals or halogen atoms and ligands described in patents WO 9843935, JP 09-268152 and DE 198 10 794 and in German patent applications DE 199 54 721 and DE 199 54 510 become.
- phosphinite ligands are described, inter alia, in US Pat. No. 5,710,344, WO 95,06627, US Pat. No. 5,360,938, US Pat. JP 07082281.
- Examples include diphenyl (phenoxy) phosphine and its Derivatives in which the hydrogen atoms are wholly or partly by alkyl, aryl radicals or Halogen atoms are replaced, diphenyl (methoxy) phosphine, diphenyl (ethoxy) phosphine, etc.
- Rhodium-catalyzed hydroformylations are usually at pressures of 1 to 300 bar carried out, preferably at pressures of 15 to 270 bar.
- the applied pressure depends on the structure of the feed olefins, the rhodium catalyst used and the desired Effect.
- ⁇ -olefin at pressures below 64 bar with high space-time yields be converted to the corresponding aldehydes.
- olefins with Internal double bonds, especially branched olefins are higher Press appropriately.
- the temperatures for rhodium-catalyzed hydroformylations are generally in the Range from 40 ° C to 180 ° C, preferably at 60 ° C to 135 ° C. At temperatures above 100 ° C has one has the technical advantage of using the waste heat of the reaction to produce steam can.
- the separation of the catalyst solution is about Falling-film, short-range or thin-film evaporators or combinations thereof Apparatuses.
- the advantage of such a combination may be, for example, in one first step still dissolved synthesis gas and a part of the products and the remaining Separate starting olefins (for example, in a falling film evaporator), then in a second step (for example in a thin film evaporator), the final separation of the Make catalyst.
- the heat dissipation is possible via various technical versions, for example about the reactor wall, built-in cooler, etc.
- Technically advantageous is the effort for the Dissipation of heat to keep low. Due to the different reaction speed at However, use of olefin mixtures can, especially in the first stage, due to the Exothermie come to a considerable heat development, since here preferred the easy Abreacting oxierbaren components.
- the inventive method then provides the Possibility, by adjusting the reaction conditions, for example, a low Catalyst concentration or addition of an inert solvent, the evolution of heat before everything in the first stage of the procedure should be technically easy to control
- the reactor effluents released from the catalyst and excess synthesis gas become, as in 1-3, separated or together by distillation into the crude aldehydes and a Low-boiling fraction separated.
- the low boilers exist depending on the process variant and Process stage mainly from unreacted olefins or by hydrogenation of Olefins formed paraffins.
- the bottom product contains in addition to aldehydes and alcohols also high-boiling by-products such as formates, acetals, saturated and unsaturated ethers, Esters, carboxylic acids and condensation products.
- the paraffins from at least one low boiler fraction in whole or in part togetherschleusen.
- the crude aldehydes are in the usual way in gaseous or liquid phase to the Hydrogenated (target products).
- the catalysts can be carrier free or the hydrogenation-active substances or their precursors may be supported, such as Silica or alumina.
- Preferred catalysts in which the hydroformylation mixtures are hydrogenated in each case 0.3-15% by mass of copper and nickel and as activators 0.05-3.5% by mass Chromium and advantageously 0.01-1.6 mass%, preferably 0.02-1.2 mass% of a Alkali component on a support material, preferably alumina and Silica.
- the quantities are based on the not yet reduced catalyst.
- the alkali component is optional.
- the catalysts are advantageously used in a form in which they have a low flow resistance offer, for.
- granules, pellets or shaped articles such as tablets, Cylinders, extruded extrudates or rings. They are expediently activated before their use, z. B. by heating in a stream of hydrogen.
- the hydrogenation preferably a liquid phase hydrogenation
- the hydrogenation is generally carried out under one Total pressure of 5 to 30 bar carried out, in particular carried out between 15 and 25 bar.
- Hydrogenation in the gas phase can also be carried out at lower pressures, with correspondingly large gas volumes. If several hydrogenation reactors can be used the total pressures in the individual reactors within the specified pressure limits are the same or be different.
- reaction temperatures are in hydrogenation in the liquid or gaseous phase usually between 120 and 220 ° C, in particular between 140 and 180 ° C. Examples of such hydrogenations are described in the patent applications DE 198 42 369 and DE 198 42 370.
- reaction mixtures thus obtained are purified by distillation worked up.
- Optionally separated olefins may be added to the hydroformylation stage to be led back.
- Texanol 2.2.4-trimethylpentanediol-1,3-monoisobutyrate
- the rhodium concentration was at 40 ppm (based on the total mass), the phosphorus to rhodium ratio (P / Rh) was 20/1.
- the conversion of the olefin was over the amount of synthesis gas received tracked. After a turnover of about 90% had been achieved, almost none Gas intake more registered and the attempt terminated. According to GC analysis, sales were at 91%, the aldehyde formed was 95% nonanal. Analysis of the residual olefin revealed only traces of 1-octene; Main constituents were 2-octene, 3-octene and 4-octene, which were replaced by Isomerization of 1-octene were formed.
- the example shows that the catalyst system used in the first stage has a high n / iso selectivity but has little activity for the hydroformylation of octenes with internal double bond, as in the first stage by isomerization of the used n-octene (see P.W.N.M., van Leuwen et al., Organometallics 1996, 15, 835-847).
- these can be used in a second stage under different experimental conditions be implemented.
- the di-n-butene phase contained cobalt carbonyls in one Concentration of 0.019 mass% calculated as cobalt. This solution was at 170 ° C and 280 bar synthesis gas pressure implemented. About the amount of synthesis gas taken up the turnover was determined. At 70% conversion, the reaction was stopped. To Cooling to 80 ° C and relaxation, the reaction mixture by addition of 5 wt .-% iger decoupled aqueous acetic acid in the presence of air. The decobalted organic Phase was converted by distillation into the fractions Restolefin / small fraction paraffin, Aldehyde / alcohols and high boilers separated.
- the residual olefin (175 g, main constituents about 4% octenes, 52% 3-methylheptene, 44% 3,4-dimethylhexenes) was then analogously added in a rhodium-catalyzed reaction Example 1 implemented.
- 200 g of Texanol (2,2,4-trimethylpentanediol-1,3-monoisobutyrate) were used as the inert solvent.
- the rhodium concentration to 200 ppm Rh adjusted, the molar ratio of ligand (tris (2,4-di-tert-butylphenyl) phosphite) to rhodium was 20/1.
- the pressure was constant 50 bar, the temperature 130 ° C.
- the liquid fractions (residual olefin, aldehydes, by-products, high-boiling solvent, Catalyst) were fed to the thin film evaporator, which under reduced pressure was operated so that here the aldehyde formed together with the unreacted Olefins separated from the higher boiling components in which the catalyst was dissolved has been.
- dioctyl phthalate which contains 20% Weight was present in the reactor.
- the Rhodiumkonzentratiom in the reactor was 100 ppm Rhodium, as ligand Tris (2.4-di-tert-butylphenyl) phosphite was added, the P / Rh ratio was 20/1.
- the bubble column was kept on the outside via a double jacket to constant Tempered at 120 ° C, the operating pressure was 50 bar synthesis gas.
- the unreacted olefin in the first stage was in a second hydroformylation stage implemented again in the pilot plant.
- the reaction conditions corresponded to those of first stage, only the feed of olefin was reduced to 1 kg / h.
- the balance sheet period was 77 Hours selected in which exactly the 77 kg of olefin from the balance period of the first stage have been implemented. There were obtained 65 kg of aldehydes. At the same time, 310 g high-boiling by-products formed.
- the hydroformylation was through Treatment with 5 wt .-% aqueous acetic acid in the presence of air freed from cobalt.
- the decobalted hydroformylation mixture was separated from the aqueous phase.
- the hydroformylation mixture was cooled to 80 ° C, decompressed and decobalted as in described the 1st stage. This gave 2 448 g of decobalted hydroformylation mixture whose Composition according to GC analysis in Table 2, column 3 is reproduced. Of the Olefin conversion was 91% and the desired product selectivity 83.7%, corresponding to one Product yield of 76.2%.
- the total olefin conversion over both stages was 97.2% at a product selectivity of 90.7%, corresponding to a total desired product yield of 88.2% based on used di-n-butene.
- Example 5 In the 51 high pressure autoclave used in Example 5, 2,000 g of di-n-butene was added (Composition in Table 1, column 2) in the presence of a cobalt catalyst at 185 ° C and hydroformylated at a synthesis gas pressure of 280 bar for 3 hours.
- the catalyst was prepared as in Example 5.
- the concentration of the catalyst in the di-n-butene was 0.040 mass%, based on di-n-butene and calculated as cobalt metal.
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
Description
Beispiele für solche Hydrierungen sind in den Patentanmeldungen DE 198 42 369 und DE 198 42 370 beschrieben.
| Isomerenverteilung im Einsatzolefin | ||
| Olefine | Di-n-buten (Edukt in Bsp. 5, 1. Stufe und Bsp. 6) Massen-% | Octengemisch (Edukt in Bsp. 5, 2.Stufe) Massen-% |
| Dimethylhexene | 23 | 45 |
| 3-Methylheptene | 62 | 50 |
| n-Octene | 15 | 5 |
| Zusammensetzung von entkobalteten Hydroformylierungsausträgen (H2O-frei gerechnet) | |||
| Bsp. 5, 1. Stufe Massen-% | Bsp. 5, 2. Stufe Massen-% | Bsp. 6 Massen-% | |
| C8-Olefine | 27,8 | 6,7 | 6,4 |
| C8-Paraffine | 2,5 | 10,8 | 3,1 |
| C9-Aldehyde | 48,8 | 45,2 | 52,7 |
| Nonylformiate | 2,2 | 5,7 | 4,2 |
| C9-Alkohole | 17,4 | 22,9 | 26,9 |
| Hochsieder | 1,3 | 8,7 | 6,7 |
Claims (11)
- Verfahren zur Herstellung von Alkoholen durch mehrstufige Kobalt- oder Rhodium-katalysierte Hydroformylierung von Olefinen mit 6 bis 24 Kohlenstoffatomen zu Aldehyden,
dadurch gekennzeichnet, dass die Olefineund die Sumpffraktionen der Verfahrensschritte c) aller Verfahrensstufen vereinigt werden, wobeia) in einem Hydroformylierungsschritt bis zu einem Umsatz von 20 bis 98 % hydroformyliert werden,b) der Katalysator aus dem so erhaltenen flüssigen Reaktoraustrag entfernt wird,c) das so erhaltene flüssige Hydroformylierungsgemisch in eine Leichtsiederfraktion, enthaltend Olefine und Paraffine und eine Sumpffraktion, enthaltend Aldehyde und/oder Alkohole getrennt wird,d) die in der Leichtsiederfraktion enthaltenden Olefine in weiteren Verfahrensstufen, umfassend die Verfahrensschritte a, b und c umgesetzt werdenund die vereinigten Sumpffraktionen aus den Destillationsschritten c) hydriert werden oder wobeijede Verfahrensstufe einen Hydroformylierungsschritt a), einen Katalysatorabtrennungsschritt b) und einen Destillationsschritt c) aufweist, mit der Maßgabe, dass der in b) abgetrennte Katalysator direkt oder nach Aufarbeitung in den Hydroformylierungsschritt a) der jeweiligen Verfahrensstufe zurückgeführt wird, oderjede Verfahrensstufe einen Hydroformylierungsschritt a), einen Katalysatorabtrennungsschritt b) aufweist und die vereinigten flüssigen Hydroformylierungsgemische in einem gemeinsamen Destillationsschritt c) in Leichtsieder- und Sumpffraktion getrennt werden, mit der Maßgabe, dass der in den Schritten b) abgetrennte Katalysator direkt oder nach Aufarbeitung in den Hydroformylierungsschritt a) der jeweiligen Verfahrensstufe zurückgeführt wird, oderdie vereinigten Reaktorausträge aller Hydroformylierungsschritte a) nur einen Katalysatorabtrennungsschritt b) und einen Destillationsschritt c) durchlaufen, mit der Maßgabe, dass der in dem Verfahrensschritt b) abgetrennte Katalysator direkt oder nach Aufarbeitung aufgeteilt und in die Hydroformylierungsschritte a) der einzelnen Verfahrensstufen zurückgeführt wird,dass die vereinigten Sumpffraktionen der Destillationsschritte c) und der Austrag des Katalysatorabtrennungsschritts b) der letzten Verfahrensstufe hydriert werden.jede Verfahrensstufe einen Hydroformylierungsschritt a) einen Katalysatorabtrennungsschritt b) und bis auf die letzte Verfahrensstufe einen Destillationsschritt c) aufweist, mit der Maßgabe, dass der in b) abgetrennte Katalysator direkt oder nach Aufarbeitung in den Hydroformylierungsschritt a) der jeweiligen Verfahrensstufe zurückgeführt wird und - Verfahren nach Anspruch 1
dadurch gekennzeichnet, dass die Paraffine aus mindestens einer Leichtsiederfraktion ganz oder teilweise ausgeschleust werden. - Verfahren nach einem der Ansprüche 1 oder 2,
dadurch gekennzeichnet, dass in jedem Hydroformylierungsschritt a) Kobaltkatalysatoren eingesetzt werden. - Verfahren nach einem der Ansprüche 1 oder 2,
dadurch gekennzeichnet, dass in jedem Hydroformylierungsschritt a) Rhodiumkatalysatoren eingesetzt werden. - Verfahren nach einem der Ansprüche 1 oder 2,
dadurch gekennzeichnet, dass in der ersten Verfahrensstufe im Hydroformylierungsschritt a) ein Kobaltkatalysator und in den Hydroformylierungsschritten a) der weiteren Verfahrensstufen ein Rhodiumkatalysator eingesetzt wird. - Verfahren nach einem der Ansprüche 1 oder 2,
dadurch gekennzeichnet,
das in der ersten Verfahrensstufe im Hydroformylierungsschritt a) ein Rhodiumkatalysator und in den Hydroformylierungsschritten a) der weiteren Verfahrensstufen ein Kobaltkatalysator eingesetzt wird. - Verfahren nach einem der Ansprüche 1 bis 6,
dadurch gekennzeichnet, dass die flüssigen Reaktorausträge der Hydroformylierungsschritte a) homogene Flüssigphasen sind. - Verfahren nach einem der Ansprüche 1 bis 7,
dadurch gekennzeichnet, dass der Kobalt- oder Rhodiumkatalysator homogen in den flüssigen Reaktorausträgen der Hydroformylierungsschritte a) gelöst ist. - Verfahren nach einem der Ansprüche 1 bis 8,
dadurch gekennzeichnet, dass die Olefine in den auf die erste Verfahrensstufe folgenden Hydroformylierungsschritten a) der weiteren Verfahrensstufen jeweils bis zu einem Umsatz von mindestens 50 % hydroformyliert werden. - Verfahren nach Anspruch 9,
dadurch gekennzeichnet, dass die Olefine in den auf die erste Verfahrensstufe folgenden Hydroformylierungsschritten a) der weiteren Verfahrensstufen jeweils bis zu einem Umsatz von 55 bis 98 % hydroformyliert werden. - Verfahren nach einem der Ansprüche 1 bis 10,
dadurch gekennzeichnet, dass es zwei Verfahrensstufen umfasst.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| DE10034360A DE10034360A1 (de) | 2000-07-14 | 2000-07-14 | Mehrstufiges Verfahren zur Herstellung von Oxo-Aldehyden und/oder Alkoholen |
| DE10034360 | 2000-07-14 |
Publications (3)
| Publication Number | Publication Date |
|---|---|
| EP1172349A2 EP1172349A2 (de) | 2002-01-16 |
| EP1172349A3 EP1172349A3 (de) | 2002-11-13 |
| EP1172349B1 true EP1172349B1 (de) | 2005-04-20 |
Family
ID=7648973
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP01114109A Expired - Lifetime EP1172349B1 (de) | 2000-07-14 | 2001-06-09 | Mehrstufiges Verfahren zur Herstellung von Oxo-Aldehyden und/oder Alkoholen |
Country Status (20)
| Country | Link |
|---|---|
| US (1) | US6482992B2 (de) |
| EP (1) | EP1172349B1 (de) |
| JP (1) | JP5322073B2 (de) |
| KR (1) | KR100729160B1 (de) |
| CN (1) | CN1230406C (de) |
| AR (1) | AR029715A1 (de) |
| AT (1) | ATE293588T1 (de) |
| BR (1) | BR0102718B1 (de) |
| CA (1) | CA2353061A1 (de) |
| CZ (1) | CZ303427B6 (de) |
| DE (2) | DE10034360A1 (de) |
| ES (1) | ES2238363T3 (de) |
| MX (1) | MXPA01007093A (de) |
| MY (1) | MY121183A (de) |
| PL (1) | PL206063B1 (de) |
| RO (1) | RO120842B1 (de) |
| RU (1) | RU2296739C2 (de) |
| SG (1) | SG95649A1 (de) |
| TW (1) | TW574197B (de) |
| ZA (1) | ZA200105781B (de) |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP2321246B1 (de) | 2008-08-29 | 2015-06-10 | ExxonMobil Chemical Patents Inc. | Abgasreinigung in olefin-hydroformylierungen |
| EP2516373B1 (de) | 2009-12-22 | 2016-09-21 | Dow Technology Investments LLC | Steuerung des verhältnisses von normal- -zu-iso-aldehyd in einem mischligand-hydroformylierungsverfahren |
| EP3075449A1 (de) | 2015-04-02 | 2016-10-05 | Evonik Degussa GmbH | Verfahren zur untersuchung der langzeiteigenschaften homogener katalysatorsysteme im kontinuierlichen betrieb |
Families Citing this family (73)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE10058383A1 (de) * | 2000-11-24 | 2002-05-29 | Oxeno Olefinchemie Gmbh | Neue Phosphininverbindungen und deren Metallkomplexe |
| AU2002327859B2 (en) * | 2001-09-26 | 2007-08-09 | Evonik Degussa Gmbh | Phthalic acid alkylester mixtures with controlled viscosity |
| DE10149348A1 (de) | 2001-10-06 | 2003-04-10 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von 1-Olefin mit Palladiumcarbenverbindungen |
| DE10210918B4 (de) | 2002-03-13 | 2004-06-03 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von Bisphosphiten |
| CN100503542C (zh) * | 2002-03-15 | 2009-06-24 | 奥克森诺奥勒芬化学股份有限公司 | 烯烃的加氢甲酰基化方法 |
| DE10220801A1 (de) * | 2002-05-10 | 2003-11-20 | Oxeno Olefinchemie Gmbh | Verfahren zur Rhodium-katalysierten Hydroformylierung von Olefinen unter Reduzierung der Rhodiumverluste |
| DE10223593A1 (de) * | 2002-05-27 | 2003-12-11 | Degussa | Hydroxydiphosphine und deren Verwendung in der Katalyse |
| DE10225565A1 (de) | 2002-06-10 | 2003-12-18 | Oxeno Olefinchemie Gmbh | Katalysator und Verfahren zur Hydrierung von aromatischen Verbindungen |
| RU2336261C2 (ru) | 2002-08-31 | 2008-10-20 | Оксено Олефинхеми Гмбх | Способ каталитического гидроформилирования высших олефинов в присутствии циклических эфиров угольной кислоты |
| BR0313866A (pt) | 2002-08-31 | 2005-07-05 | Oxeno Olefinchemie Gmbh | Processo para a hidroformilação de compostos olefinicamente insaturados, especialmente olefinas na presença de ésteres de ácido carbÈnico cìclicos |
| DE10257499A1 (de) | 2002-12-10 | 2004-07-01 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von 1-Olefinen durch katalytische Spaltung von 1-Alkoxyalkanen |
| DE10329042A1 (de) * | 2003-06-27 | 2005-01-13 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von 1-Octen aus Crack-C4 |
| DE10333519A1 (de) * | 2003-07-23 | 2005-02-17 | Basf Ag | Zweistufiges Hydroformylierungsverfahren |
| US6982355B2 (en) * | 2003-08-25 | 2006-01-03 | Syntroleum Corporation | Integrated Fischer-Tropsch process for production of linear and branched alcohols and olefins |
| US7232934B2 (en) * | 2003-09-19 | 2007-06-19 | Exxonmobil Chemical Patents Inc. | Hydrogenation of oxo aldehydes to oxo alcohols in the presence of a nickel-molybdenum catalyst |
| DE10359628A1 (de) * | 2003-12-18 | 2005-07-21 | Oxeno Olefinchemie Gmbh | Katalysator und Verfahren zur Herstellung von 1-Olefinen aus 2-Hydroxyalkanen |
| DE10360772A1 (de) * | 2003-12-23 | 2005-07-28 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von Organoacylphosphiten |
| DE10360771A1 (de) * | 2003-12-23 | 2005-07-28 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von dreiwertigen Organophosphor-Verbindungen |
| DE102004033410A1 (de) * | 2004-02-14 | 2005-09-01 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von Olefinen mit 8 bis 12 Kohlenstoffatomen |
| DE102004013514A1 (de) * | 2004-03-19 | 2005-10-06 | Oxeno Olefinchemie Gmbh | Verfahren zur Hydroformylierung von Olefinen in Anwesenheit von neuen phosphororganischen Verbindungen |
| DE102004021128A1 (de) * | 2004-04-29 | 2005-11-24 | Oxeno Olefinchemie Gmbh | Vorrichtung und Verfahren für die kontinuierliche Umsetzung einer Flüssigkeit mit einem Gas an einem festen Katalysator |
| DE102005036039A1 (de) | 2004-08-28 | 2006-03-02 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von 2,7-Octadienylderivaten |
| DE102004059293A1 (de) | 2004-12-09 | 2006-06-14 | Oxeno Olefinchemie Gmbh | Verfahren zur Hydroformylierung von Olefinen |
| DE102004059292A1 (de) | 2004-12-09 | 2006-06-14 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von Alkoholen aus Olefinen durch Hydroformylierung und Hydrierung |
| DE102004063673A1 (de) * | 2004-12-31 | 2006-07-13 | Oxeno Olefinchemie Gmbh | Verfahren zur kontinuierlichen katalytischen Hydrierung von hydrierbaren Verbindungen an festen, im Festbett angeordneten Katalysatoren mit einem wasserstoffhaltigen Gas |
| DE102005014055A1 (de) * | 2005-03-23 | 2006-09-28 | Degussa Ag | Unsymmetrisch substituierte Phospholankatalysatoren |
| US7329783B2 (en) * | 2005-06-30 | 2008-02-12 | Shell Oil Company | Hydroformylation process |
| DE102005035816A1 (de) * | 2005-07-30 | 2007-02-01 | Oxeno Olefinchemie Gmbh | Verfahren zur Hydrierung von Oxo-Aldehyden mit hohen Estergehalten |
| DE102005042464A1 (de) * | 2005-09-07 | 2007-03-08 | Oxeno Olefinchemie Gmbh | Carbonylierungsverfahren unter Zusatz von sterisch gehinderten sekundären Aminen |
| CN100366343C (zh) * | 2005-10-13 | 2008-02-06 | 重庆西南合成制药有限公司 | 一种有机铑催化剂及应用 |
| US7781620B2 (en) * | 2006-12-21 | 2010-08-24 | Shell Oil Company | Hydroformylation process |
| DE102007006442A1 (de) | 2007-02-05 | 2008-08-07 | Evonik Oxeno Gmbh | Gemisch von Diestern von Dianhydrohexitolderivaten mit Carbonsäuren der Summenformel C8H17COOH, Verfahren zur Herstellung dieser Diester und Verwendung dieser Gemische |
| WO2008142141A2 (en) | 2007-05-23 | 2008-11-27 | Shell Internationale Research Maatschappij B.V. | Hydroformylation process |
| GB2461827B (en) * | 2007-05-23 | 2011-12-07 | Shell Int Research | Hydroformylation process |
| DE102007061648A1 (de) | 2007-12-20 | 2009-07-02 | Evonik Oxeno Gmbh | Mehrstufiges kontinuierliches Verfahren zur Hydroformylierung von höheren Olefinen oder Olefingemischen |
| DE102007061649A1 (de) * | 2007-12-20 | 2009-07-02 | Evonik Oxeno Gmbh | Einstufiges kontinuierliches Verfahren zur Hydroformylierung von höheren Olefinen oder Olefingemischen |
| DE102008006400A1 (de) | 2008-01-28 | 2009-07-30 | Evonik Oxeno Gmbh | Gemische von Diisononylestern der Terephthalsäure, Verfahren zu deren Herstellung und deren Verwendung |
| DE102008007080A1 (de) | 2008-01-31 | 2009-08-06 | Evonik Oxeno Gmbh | Verfahren zur Herstellung von C9-Alkohol aus C8-Olefinen |
| CN102470329B (zh) | 2009-07-23 | 2015-06-24 | 赢创纤维有限公司 | 由聚合溶液制成的聚酰亚胺膜 |
| DE102009028975A1 (de) | 2009-08-28 | 2011-03-03 | Evonik Oxeno Gmbh | Esterderivate der 2,5-Furandicarbonsäure und ihre Verwendung als Weichmacher |
| DE102009047351A1 (de) | 2009-12-01 | 2011-06-09 | Evonik Goldschmidt Gmbh | Komposit-Siliconmembranen mit hoher Trennwirkung |
| DE102010029924A1 (de) | 2010-06-10 | 2011-12-15 | Evonik Oxeno Gmbh | Verfahren zur Regenerierung von gebrauchten Hydrierkatalysatoren |
| WO2012008717A2 (en) * | 2010-07-14 | 2012-01-19 | Lg Chem, Ltd. | Apparatus for coproducting iso type reaction products and alcohols from olefins, and method for coproducting them using the apparatus |
| KR101089488B1 (ko) | 2010-07-14 | 2011-12-02 | 주식회사 엘지화학 | 올레핀으로부터 이소타입의 알데히드와 알콜의 병산 장치 및 이를 이용한 병산 방법 |
| DE102011082441A1 (de) | 2011-09-09 | 2013-03-14 | Evonik Oxeno Gmbh | Strahlschlaufenreaktor mit Nanofiltration |
| DE102012202779A1 (de) | 2012-02-23 | 2013-08-29 | Evonik Oxeno Gmbh | Verfahren und Vorrichtung zur technischen Hydroformylierung von Isobuten und zum Auftrennen des Produktgemisches |
| SG11201502824VA (en) | 2012-10-12 | 2015-05-28 | Evonik Degussa Gmbh | Mixture of different asymmetrical bisophosphites and use thereof as a catalyst mixture for hydroformylation |
| DE102012223572A1 (de) | 2012-12-18 | 2014-06-18 | Evonik Industries Ag | Steuerung der Viskosität von Reaktionslösungen in Hydroformylierungverfahren |
| DE102013203117A1 (de) | 2013-02-26 | 2014-08-28 | Evonik Industries Ag | Optimierte Trenntechnik zur Aufarbeitung von homogen katalysierten Hydroformylierungsmischungen |
| US9340480B2 (en) * | 2013-04-30 | 2016-05-17 | Oxea Corporation | Aldehyde production process with multi-stage condensation |
| CN104513135B (zh) * | 2013-09-30 | 2017-09-26 | 中国石油化工股份有限公司 | 一种癸烯醛液相加氢制备癸醇的方法 |
| CN104725170B (zh) | 2013-12-19 | 2019-08-23 | 陶氏技术投资有限责任公司 | 加氢甲酰化方法 |
| DE102014209536A1 (de) * | 2014-05-20 | 2015-11-26 | Evonik Degussa Gmbh | Herstellung qualitativ hochwertiger Oxo-Alkohole aus unsteten Rohstoffquellen |
| RU2561171C1 (ru) * | 2014-09-12 | 2015-08-27 | Открытое акционерное общество "Нефтяная компания "Роснефть" | Способ непрерывного двухступенчатого гидроформилирования олефинов с3, с4 и технологическая установка для его осуществления |
| HUE056082T2 (hu) | 2015-05-26 | 2022-01-28 | Arcelormittal | Elektromos csatlakoztató eszköz fotovoltaikus rendszerhez |
| MX2017015054A (es) * | 2015-05-26 | 2018-05-17 | Arcelormittal | Dispositivo de conexiones electricas para un sistema fotovoltaico. |
| CN109071394B (zh) | 2016-03-18 | 2022-02-08 | 陶氏技术投资有限责任公司 | 加氢甲酰化工艺 |
| MY203235A (en) | 2018-11-29 | 2024-06-19 | Dow Technology Investments Llc | Hydroformylation process |
| CN110105168B (zh) * | 2019-05-20 | 2020-08-04 | 江南大学 | 一种利用合成气高选择性生产低碳混合醇的设备及方法 |
| CN111420674B (zh) * | 2020-04-09 | 2023-03-21 | 中国科学院上海高等研究院 | 一种用于合成气一步法直接合成醇醛类含氧产物的催化剂及应用 |
| CN115515921B (zh) * | 2020-05-29 | 2025-08-08 | 陶氏环球技术有限责任公司 | 用于由包含辛烯的吹扫流制备混合醇的方法 |
| CN115515919A (zh) * | 2020-05-29 | 2022-12-23 | 陶氏环球技术有限责任公司 | 具有混合的c8-c18醇的组合物及其表面活性剂 |
| CN116457329B (zh) | 2020-12-04 | 2025-07-01 | Kh新化株式会社 | 醛的制造方法 |
| CN114656343B (zh) * | 2020-12-23 | 2024-05-17 | 中国石油化工股份有限公司 | 一种制备醛和醇的方法 |
| CN115028520B (zh) * | 2021-03-05 | 2024-09-20 | 中国石油化工股份有限公司 | 氢甲酰化反应产物分离方法和氢甲酰化反应分离方法 |
| CN115701418B (zh) * | 2021-08-02 | 2024-05-17 | 中国石油化工股份有限公司 | 醛醇组合物及其制备方法、一种连续制备醛、醇的方法 |
| CN116063155B (zh) * | 2021-10-29 | 2024-12-06 | 中国石油化工股份有限公司 | 一种烯烃氢甲酰化反应制备醇的方法 |
| CN116422261A (zh) * | 2023-04-17 | 2023-07-14 | 广东仁康达材料科技有限公司 | 一种高碳醇分离提纯设备 |
| EP4574806A1 (de) * | 2023-12-18 | 2025-06-25 | Evonik Oxeno GmbH & Co. KG | Verfahren zur zweistufigen umsetzung von olefinen mit zwischengeschalteter destillation |
| WO2025170885A1 (en) * | 2024-02-06 | 2025-08-14 | Eastman Chemical Company | Gas-stripping hydroformylation reactor modes of agitation |
| WO2025170892A1 (en) * | 2024-02-06 | 2025-08-14 | Eastman Chemical Company | Composition of matter for gas-stripping oxo aldehydes hydroformylation process |
| WO2025170884A1 (en) * | 2024-02-06 | 2025-08-14 | Eastman Chemical Company | Enthalpy removal from gas-stripping hydroformylation reactor |
| KR20260031936A (ko) * | 2024-08-30 | 2026-03-09 | 주식회사 엘지화학 | 부분 산화 반응 생성물을 이용하여 옥소 알코올을 제조하는 방법 |
Family Cites Families (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3868422A (en) * | 1971-12-23 | 1975-02-25 | Eastman Kodak Co | Multistage hydroformylation process |
| GB1387657A (en) * | 1972-08-25 | 1975-03-19 | Davy Powergas Ltd | Hydroformylation process |
| DE3245883A1 (de) * | 1982-12-11 | 1984-06-14 | Ruhrchemie Ag, 4200 Oberhausen | Verfahren zur hydroformylierung von olefinen |
| SU1168548A1 (ru) * | 1983-12-21 | 1985-07-23 | Институт нефтехимического синтеза им.А.В.Топчиева | Способ получени смеси алифатических альдегидов и спиртов @ - @ |
| US4731486A (en) * | 1986-11-18 | 1988-03-15 | Union Carbide Corporation | Hydroformylation using low volatile phosphine ligands |
| US5087763A (en) * | 1990-11-09 | 1992-02-11 | Union Carbide Chemicals & Plastics Technology Corporation | Hydroformylation process |
| BE1006474A3 (nl) * | 1992-12-23 | 1994-09-06 | Dsm Nv | Werkwijze voor de bereiding van een aldehyde. |
| DE19617257A1 (de) * | 1996-04-30 | 1997-11-06 | Hoechst Ag | Verfahren zur Hydroformylierung olefinisch ungesättigter Verbindungen |
| GB2318093A (en) * | 1996-10-14 | 1998-04-15 | Esselte Nv | A tape printing apparatus having two modes of operation |
| DE19654340A1 (de) * | 1996-12-24 | 1998-08-06 | Huels Chemische Werke Ag | Verfahren zur Herstellung von höheren Oxo-Alkoholen |
| DE19842368A1 (de) * | 1998-09-16 | 2000-03-23 | Oxeno Olefinchemie Gmbh | Verfahren zur Herstellung von höheren Oxoalkoholen aus Olefingemischen durch zweistufige Hydroformylierung |
| JP4368454B2 (ja) * | 1999-05-31 | 2009-11-18 | 協和発酵ケミカル株式会社 | アルコールの製造法 |
-
2000
- 2000-07-14 DE DE10034360A patent/DE10034360A1/de not_active Withdrawn
-
2001
- 2001-04-12 SG SG200102887A patent/SG95649A1/en unknown
- 2001-06-09 AT AT01114109T patent/ATE293588T1/de not_active IP Right Cessation
- 2001-06-09 ES ES01114109T patent/ES2238363T3/es not_active Expired - Lifetime
- 2001-06-09 EP EP01114109A patent/EP1172349B1/de not_active Expired - Lifetime
- 2001-06-09 DE DE50105937T patent/DE50105937D1/de not_active Expired - Lifetime
- 2001-07-05 BR BRPI0102718-2A patent/BR0102718B1/pt not_active IP Right Cessation
- 2001-07-11 JP JP2001211242A patent/JP5322073B2/ja not_active Expired - Fee Related
- 2001-07-11 CZ CZ20012521A patent/CZ303427B6/cs not_active IP Right Cessation
- 2001-07-12 CA CA002353061A patent/CA2353061A1/en not_active Abandoned
- 2001-07-12 PL PL348628A patent/PL206063B1/pl unknown
- 2001-07-12 MX MXPA01007093A patent/MXPA01007093A/es active IP Right Grant
- 2001-07-12 MY MYPI20013307A patent/MY121183A/en unknown
- 2001-07-13 RO ROA200100807A patent/RO120842B1/ro unknown
- 2001-07-13 CN CNB011231076A patent/CN1230406C/zh not_active Expired - Fee Related
- 2001-07-13 ZA ZA200105781A patent/ZA200105781B/xx unknown
- 2001-07-13 KR KR1020010042431A patent/KR100729160B1/ko not_active Expired - Fee Related
- 2001-07-13 AR ARP010103331A patent/AR029715A1/es active IP Right Grant
- 2001-07-13 TW TW90117191A patent/TW574197B/zh not_active IP Right Cessation
- 2001-07-13 RU RU2001119312/04A patent/RU2296739C2/ru not_active IP Right Cessation
- 2001-07-16 US US09/904,893 patent/US6482992B2/en not_active Expired - Lifetime
Cited By (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP2321246B1 (de) | 2008-08-29 | 2015-06-10 | ExxonMobil Chemical Patents Inc. | Abgasreinigung in olefin-hydroformylierungen |
| EP2516373B1 (de) | 2009-12-22 | 2016-09-21 | Dow Technology Investments LLC | Steuerung des verhältnisses von normal- -zu-iso-aldehyd in einem mischligand-hydroformylierungsverfahren |
| EP2516373B2 (de) † | 2009-12-22 | 2020-08-12 | Dow Technology Investments LLC | Steuerung des verhältnisses von normal- -zu-iso-aldehyd in einem mischligand-hydroformylierungsverfahren |
| EP3075449A1 (de) | 2015-04-02 | 2016-10-05 | Evonik Degussa GmbH | Verfahren zur untersuchung der langzeiteigenschaften homogener katalysatorsysteme im kontinuierlichen betrieb |
Also Published As
| Publication number | Publication date |
|---|---|
| BR0102718B1 (pt) | 2011-11-16 |
| ATE293588T1 (de) | 2005-05-15 |
| AR029715A1 (es) | 2003-07-10 |
| ES2238363T3 (es) | 2005-09-01 |
| EP1172349A2 (de) | 2002-01-16 |
| DE50105937D1 (de) | 2005-05-25 |
| ZA200105781B (en) | 2002-01-22 |
| US6482992B2 (en) | 2002-11-19 |
| RU2296739C2 (ru) | 2007-04-10 |
| MY121183A (en) | 2005-12-30 |
| CZ303427B6 (cs) | 2012-09-12 |
| PL206063B1 (pl) | 2010-06-30 |
| JP2002053501A (ja) | 2002-02-19 |
| SG95649A1 (en) | 2003-04-23 |
| CN1230406C (zh) | 2005-12-07 |
| MXPA01007093A (es) | 2005-10-19 |
| EP1172349A3 (de) | 2002-11-13 |
| JP5322073B2 (ja) | 2013-10-23 |
| TW574197B (en) | 2004-02-01 |
| DE10034360A1 (de) | 2002-01-24 |
| CA2353061A1 (en) | 2002-01-14 |
| CZ20012521A3 (cs) | 2002-03-13 |
| PL348628A1 (en) | 2002-01-28 |
| BR0102718A (pt) | 2002-02-26 |
| KR20020008020A (ko) | 2002-01-29 |
| CN1333201A (zh) | 2002-01-30 |
| US20020028974A1 (en) | 2002-03-07 |
| RO120842B1 (ro) | 2006-08-30 |
| KR100729160B1 (ko) | 2007-06-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP1172349A2 (de) | Mehrstufiges Verfahren zur Herstellung von Oxo-Aldehyden und/oder Alkoholen | |
| EP1503977B1 (de) | Verfahren zur rhodium-katalysierten hydroformylierung von olefinen unter reduzierung der rhodiumverluste | |
| EP1532095B1 (de) | Verfahren zur herstellung von aldehyden durch hydroformylierung von olefinisch ungesättigten verbindungen, katalysiert durch unmodifizierte metallkomplexe in gegenwart von cyclischen kohlensäureestern | |
| EP1674441B1 (de) | Verfahren zur Hydroformylierung von Olefinen | |
| EP1515934B1 (de) | Verfahren zur herstellung von c13-alkoholgemischen | |
| EP0987240B1 (de) | Verfahren zur Hydrierung von Hydroformylierungsgemischen | |
| EP0987242B1 (de) | Verfahren zur Herstellung von höheren Oxo-Alkoholen aus Olefingemsichen | |
| EP1532094A1 (de) | Verfahren zur hydroformylierung von olefinisch ungesättigten verbindungen, insbesondere olefinen in gegenwart cyclischer kohlensäureester | |
| EP1099677B1 (de) | Verfahren zur Herstellung von Aldehyden aus Olefinen durch Hydroformylierung | |
| EP4103571B1 (de) | Niederdruckhydroformylierung von diisobuten | |
| DE19842368A1 (de) | Verfahren zur Herstellung von höheren Oxoalkoholen aus Olefingemischen durch zweistufige Hydroformylierung | |
| DE102008007080A1 (de) | Verfahren zur Herstellung von C9-Alkohol aus C8-Olefinen | |
| DE10327434A1 (de) | Verfahren zur Hydroformylierung von olefinisch ungesättigten Verbindungen, insbesondere Olefinen in Gegenwart cyclischer Kohlensäureester | |
| EP1456162B1 (de) | Verfahren zur herstellung von aldehyden | |
| EP3077358B1 (de) | Verfahren zur herstellung von 2-methylbutanal aus den bei der herstellung von gemischen isomerer a, -ungesättigter decenale anfallenden nebenströmen | |
| DE102013020323B3 (de) | Verfahren zur Herstellung von isomeren Hexansäuren aus den bei der Herstellung von Pentanalen anfallenden Nebenströmen | |
| EP0795533A1 (de) | Verfahren zur Herstellung von Aldehyden mittels eines Rhodium und substituierte Diphenyldiphosphane enthaltenden Katalysatorsystems |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| 17P | Request for examination filed |
Effective date: 20010609 |
|
| AK | Designated contracting states |
Kind code of ref document: A2 Designated state(s): AT BE CH CY DE DK ES FI FR GB GR IE IT LI LU MC NL PT SE TR |
|
| AX | Request for extension of the european patent |
Free format text: AL;LT;LV;MK;RO;SI |
|
| PUAL | Search report despatched |
Free format text: ORIGINAL CODE: 0009013 |
|
| AK | Designated contracting states |
Kind code of ref document: A3 Designated state(s): AT BE CH CY DE DK ES FI FR GB GR IE IT LI LU MC NL PT SE TR |
|
| AX | Request for extension of the european patent |
Free format text: AL;LT;LV;MK;RO;SI |
|
| 17Q | First examination report despatched |
Effective date: 20030310 |
|
| AKX | Designation fees paid |
Designated state(s): AT BE CH CY DE DK ES FI FR GB GR IE IT LI LU MC NL PT SE TR |
|
| GRAP | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOSNIGR1 |
|
| GRAS | Grant fee paid |
Free format text: ORIGINAL CODE: EPIDOSNIGR3 |
|
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Kind code of ref document: B1 Designated state(s): AT BE CH CY DE DK ES FI FR GB GR IE IT LI LU MC NL PT SE TR |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: TR Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20050420 Ref country code: IE Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20050420 |
|
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: FG4D Free format text: NOT ENGLISH |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: EP |
|
| REG | Reference to a national code |
Ref country code: IE Ref legal event code: FG4D Free format text: LANGUAGE OF EP DOCUMENT: GERMAN |
|
| GBT | Gb: translation of ep patent filed (gb section 77(6)(a)/1977) |
Effective date: 20050504 |
|
| REF | Corresponds to: |
Ref document number: 50105937 Country of ref document: DE Date of ref document: 20050525 Kind code of ref document: P |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: CY Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20050609 Ref country code: LU Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20050609 Ref country code: AT Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20050609 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: MC Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20050630 Ref country code: LI Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20050630 Ref country code: CH Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20050630 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GR Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20050720 Ref country code: DK Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20050720 |
|
| REG | Reference to a national code |
Ref country code: SE Ref legal event code: TRGR |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: FG2A Ref document number: 2238363 Country of ref document: ES Kind code of ref document: T3 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: PT Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20050920 |
|
| REG | Reference to a national code |
Ref country code: IE Ref legal event code: FD4D |
|
| ET | Fr: translation filed | ||
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: PL |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |
|
| 26N | No opposition filed |
Effective date: 20060123 |
|
| NLT1 | Nl: modifications of names registered in virtue of documents presented to the patent office pursuant to art. 16 a, paragraph 1 |
Owner name: EVONIK OXENO GMBH |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: CD |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: PC2A |
|
| REG | Reference to a national code |
Ref country code: DE Ref legal event code: R081 Ref document number: 50105937 Country of ref document: DE Owner name: EVONIK DEGUSSA GMBH, DE Free format text: FORMER OWNER: EVONIK OXENO GMBH, 45772 MARL, DE Effective date: 20130905 |
|
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: 732E Free format text: REGISTERED BETWEEN 20140327 AND 20140402 |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: PC2A Owner name: EVONIK DEGUSSA GMBH Effective date: 20140424 |
|
| REG | Reference to a national code |
Ref country code: NL Ref legal event code: SD Effective date: 20140502 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: TP Owner name: EVONIK DEGUSSA GMBH, DE Effective date: 20140411 |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: PC2A Owner name: EVONIK DEGUSSA GMBH. Effective date: 20141008 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: PLFP Year of fee payment: 16 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FI Payment date: 20160613 Year of fee payment: 16 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: PLFP Year of fee payment: 17 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FI Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20170609 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: PLFP Year of fee payment: 18 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: SK Payment date: 20190312 Year of fee payment: 8 Ref country code: IT Payment date: 20190624 Year of fee payment: 19 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: SE Payment date: 20190619 Year of fee payment: 19 Ref country code: FR Payment date: 20190619 Year of fee payment: 19 Ref country code: BE Payment date: 20190619 Year of fee payment: 19 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: GB Payment date: 20190619 Year of fee payment: 19 Ref country code: ES Payment date: 20190719 Year of fee payment: 19 |
|
| REG | Reference to a national code |
Ref country code: DE Ref legal event code: R081 Ref document number: 50105937 Country of ref document: DE Owner name: EVONIK OPERATIONS GMBH, DE Free format text: FORMER OWNER: EVONIK DEGUSSA GMBH, 45128 ESSEN, DE |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: DE Payment date: 20200618 Year of fee payment: 20 |
|
| REG | Reference to a national code |
Ref country code: NL Ref legal event code: MM Effective date: 20200701 |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee |
Effective date: 20200609 |
|
| REG | Reference to a national code |
Ref country code: BE Ref legal event code: MM Effective date: 20200630 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200630 Ref country code: GB Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200609 Ref country code: NL Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200701 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: SE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200610 Ref country code: BE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200630 |
|
| REG | Reference to a national code |
Ref country code: DE Ref legal event code: R071 Ref document number: 50105937 Country of ref document: DE |
|
| REG | Reference to a national code |
Ref country code: SE Ref legal event code: EUG |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: FD2A Effective date: 20211026 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: IT Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200609 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: ES Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200610 |