ES2544731T5 - Esteres beta gamma insaturados y su proceso de producción - Google Patents
Esteres beta gamma insaturados y su proceso de producción Download PDFInfo
- Publication number
- ES2544731T5 ES2544731T5 ES10798071T ES10798071T ES2544731T5 ES 2544731 T5 ES2544731 T5 ES 2544731T5 ES 10798071 T ES10798071 T ES 10798071T ES 10798071 T ES10798071 T ES 10798071T ES 2544731 T5 ES2544731 T5 ES 2544731T5
- Authority
- ES
- Spain
- Prior art keywords
- ethyl
- group
- boric acid
- methyl
- process according
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 150000002148 esters Chemical class 0.000 title claims description 18
- 238000004519 manufacturing process Methods 0.000 title description 2
- 238000000034 method Methods 0.000 claims description 34
- -1 halide anion Chemical class 0.000 claims description 33
- KWGKDLIKAYFUFQ-UHFFFAOYSA-M lithium chloride Chemical compound [Li+].[Cl-] KWGKDLIKAYFUFQ-UHFFFAOYSA-M 0.000 claims description 24
- KGBXLFKZBHKPEV-UHFFFAOYSA-N boric acid Chemical compound OB(O)O KGBXLFKZBHKPEV-UHFFFAOYSA-N 0.000 claims description 21
- 239000004327 boric acid Substances 0.000 claims description 19
- 239000000203 mixture Substances 0.000 claims description 14
- 239000002798 polar solvent Substances 0.000 claims description 14
- OFOBLEOULBTSOW-UHFFFAOYSA-L Malonate Chemical compound [O-]C(=O)CC([O-])=O OFOBLEOULBTSOW-UHFFFAOYSA-L 0.000 claims description 13
- 150000002892 organic cations Chemical class 0.000 claims description 10
- 125000001424 substituent group Chemical group 0.000 claims description 10
- 238000002360 preparation method Methods 0.000 claims description 9
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 8
- 125000000217 alkyl group Chemical group 0.000 claims description 7
- 125000003118 aryl group Chemical group 0.000 claims description 7
- 150000004820 halides Chemical group 0.000 claims description 7
- 229910017053 inorganic salt Inorganic materials 0.000 claims description 7
- YPZUZOLGGMJZJO-LQKXBSAESA-N ambroxan Chemical compound CC([C@@H]1CC2)(C)CCC[C@]1(C)[C@@H]1[C@]2(C)OCC1 YPZUZOLGGMJZJO-LQKXBSAESA-N 0.000 claims description 5
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 claims description 4
- 229910052751 metal Inorganic materials 0.000 claims description 4
- 239000002184 metal Substances 0.000 claims description 4
- 229910052757 nitrogen Inorganic materials 0.000 claims description 4
- VGTPKLINSHNZRD-UHFFFAOYSA-N oxoborinic acid Chemical compound OB=O VGTPKLINSHNZRD-UHFFFAOYSA-N 0.000 claims description 4
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 4
- NQRYJNQNLNOLGT-UHFFFAOYSA-O Piperidinium(1+) Chemical compound C1CC[NH2+]CC1 NQRYJNQNLNOLGT-UHFFFAOYSA-O 0.000 claims description 3
- RWRDLPDLKQPQOW-UHFFFAOYSA-O Pyrrolidinium ion Chemical compound C1CC[NH2+]C1 RWRDLPDLKQPQOW-UHFFFAOYSA-O 0.000 claims description 3
- 125000004122 cyclic group Chemical group 0.000 claims description 3
- XYFCBTPGUUZFHI-UHFFFAOYSA-O phosphonium Chemical compound [PH4+] XYFCBTPGUUZFHI-UHFFFAOYSA-O 0.000 claims description 3
- JUJWROOIHBZHMG-UHFFFAOYSA-O pyridinium Chemical compound C1=CC=[NH+]C=C1 JUJWROOIHBZHMG-UHFFFAOYSA-O 0.000 claims description 3
- RWSOTUBLDIXVET-UHFFFAOYSA-O sulfonium Chemical compound [SH3+] RWSOTUBLDIXVET-UHFFFAOYSA-O 0.000 claims description 3
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 claims description 2
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 2
- RAXXELZNTBOGNW-UHFFFAOYSA-O Imidazolium Chemical compound C1=C[NH+]=CN1 RAXXELZNTBOGNW-UHFFFAOYSA-O 0.000 claims description 2
- 229910052783 alkali metal Inorganic materials 0.000 claims description 2
- 150000001340 alkali metals Chemical class 0.000 claims description 2
- 125000001118 alkylidene group Chemical group 0.000 claims description 2
- 125000003710 aryl alkyl group Chemical group 0.000 claims description 2
- 150000001642 boronic acid derivatives Chemical class 0.000 claims description 2
- 125000005842 heteroatom Chemical group 0.000 claims description 2
- 229910052739 hydrogen Inorganic materials 0.000 claims description 2
- 239000001257 hydrogen Substances 0.000 claims description 2
- 229910052747 lanthanoid Inorganic materials 0.000 claims description 2
- 229910052760 oxygen Inorganic materials 0.000 claims description 2
- 229910052717 sulfur Inorganic materials 0.000 claims description 2
- 150000004646 arylidenes Chemical group 0.000 claims 1
- BNIILDVGGAEEIG-UHFFFAOYSA-L disodium hydrogen phosphate Chemical compound [Na+].[Na+].OP([O-])([O-])=O BNIILDVGGAEEIG-UHFFFAOYSA-L 0.000 claims 1
- 229910000397 disodium phosphate Inorganic materials 0.000 claims 1
- 235000019800 disodium phosphate Nutrition 0.000 claims 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 17
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 10
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 9
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 8
- 230000015572 biosynthetic process Effects 0.000 description 8
- 229910052698 phosphorus Inorganic materials 0.000 description 8
- 150000003839 salts Chemical class 0.000 description 8
- 238000003786 synthesis reaction Methods 0.000 description 8
- 150000001875 compounds Chemical class 0.000 description 7
- 239000002904 solvent Substances 0.000 description 7
- 239000003153 chemical reaction reagent Substances 0.000 description 6
- 238000006114 decarboxylation reaction Methods 0.000 description 5
- 239000011780 sodium chloride Substances 0.000 description 5
- ZFPGARUNNKGOBB-UHFFFAOYSA-N 1-Ethyl-2-pyrrolidinone Chemical compound CCN1CCCC1=O ZFPGARUNNKGOBB-UHFFFAOYSA-N 0.000 description 4
- LTMRRSWNXVJMBA-UHFFFAOYSA-L 2,2-diethylpropanedioate Chemical compound CCC(CC)(C([O-])=O)C([O-])=O LTMRRSWNXVJMBA-UHFFFAOYSA-L 0.000 description 4
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 4
- 150000001299 aldehydes Chemical class 0.000 description 4
- 239000003054 catalyst Substances 0.000 description 4
- 239000000463 material Substances 0.000 description 4
- 239000012044 organic layer Substances 0.000 description 4
- 239000002243 precursor Substances 0.000 description 4
- 239000007858 starting material Substances 0.000 description 4
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 4
- 238000005809 transesterification reaction Methods 0.000 description 4
- 238000001644 13C nuclear magnetic resonance spectroscopy Methods 0.000 description 3
- 238000005160 1H NMR spectroscopy Methods 0.000 description 3
- TWRXJAOTZQYOKJ-UHFFFAOYSA-L Magnesium chloride Chemical compound [Mg+2].[Cl-].[Cl-] TWRXJAOTZQYOKJ-UHFFFAOYSA-L 0.000 description 3
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 3
- 239000002253 acid Substances 0.000 description 3
- 238000006243 chemical reaction Methods 0.000 description 3
- 229940125904 compound 1 Drugs 0.000 description 3
- 239000003205 fragrance Substances 0.000 description 3
- 239000002608 ionic liquid Substances 0.000 description 3
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 3
- 239000012074 organic phase Substances 0.000 description 3
- MXNVWZZDDFIWHW-UHFFFAOYSA-N 2-methyl-4-(2,6,6-trimethylcyclohexen-1-yl)butanal Chemical compound O=CC(C)CCC1=C(C)CCCC1(C)C MXNVWZZDDFIWHW-UHFFFAOYSA-N 0.000 description 2
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 2
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- 150000001298 alcohols Chemical class 0.000 description 2
- 125000005360 alkyl sulfoxide group Chemical group 0.000 description 2
- YPZUZOLGGMJZJO-UHFFFAOYSA-N ambrofix Natural products C1CC2C(C)(C)CCCC2(C)C2C1(C)OCC2 YPZUZOLGGMJZJO-UHFFFAOYSA-N 0.000 description 2
- 239000008346 aqueous phase Substances 0.000 description 2
- 229950005499 carbon tetrachloride Drugs 0.000 description 2
- 239000007795 chemical reaction product Substances 0.000 description 2
- 238000001816 cooling Methods 0.000 description 2
- 239000012043 crude product Substances 0.000 description 2
- 238000002330 electrospray ionisation mass spectrometry Methods 0.000 description 2
- 125000004494 ethyl ester group Chemical group 0.000 description 2
- 238000001704 evaporation Methods 0.000 description 2
- 230000008020 evaporation Effects 0.000 description 2
- 238000001914 filtration Methods 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000006460 hydrolysis reaction Methods 0.000 description 2
- 239000007788 liquid Substances 0.000 description 2
- 239000003880 polar aprotic solvent Substances 0.000 description 2
- 238000010517 secondary reaction Methods 0.000 description 2
- 238000000526 short-path distillation Methods 0.000 description 2
- HXJUTPCZVOIRIF-UHFFFAOYSA-N sulfolane Chemical class O=S1(=O)CCCC1 HXJUTPCZVOIRIF-UHFFFAOYSA-N 0.000 description 2
- VZGDMQKNWNREIO-UHFFFAOYSA-N tetrachloromethane Chemical compound ClC(Cl)(Cl)Cl VZGDMQKNWNREIO-UHFFFAOYSA-N 0.000 description 2
- XJDNKRIXUMDJCW-UHFFFAOYSA-J titanium tetrachloride Chemical compound Cl[Ti](Cl)(Cl)Cl XJDNKRIXUMDJCW-UHFFFAOYSA-J 0.000 description 2
- GNWBLLYJQXKPIP-ZOGIJGBBSA-N (1s,3as,3bs,5ar,9ar,9bs,11as)-n,n-diethyl-6,9a,11a-trimethyl-7-oxo-2,3,3a,3b,4,5,5a,8,9,9b,10,11-dodecahydro-1h-indeno[5,4-f]quinoline-1-carboxamide Chemical compound CN([C@@H]1CC2)C(=O)CC[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H](C(=O)N(CC)CC)[C@@]2(C)CC1 GNWBLLYJQXKPIP-ZOGIJGBBSA-N 0.000 description 1
- KYCQOKLOSUBEJK-UHFFFAOYSA-M 1-butyl-3-methylimidazol-3-ium;bromide Chemical compound [Br-].CCCCN1C=C[N+](C)=C1 KYCQOKLOSUBEJK-UHFFFAOYSA-M 0.000 description 1
- NJMWOUFKYKNWDW-UHFFFAOYSA-N 1-ethyl-3-methylimidazolium Chemical compound CCN1C=C[N+](C)=C1 NJMWOUFKYKNWDW-UHFFFAOYSA-N 0.000 description 1
- DWIXXQLHMRSCHS-UHFFFAOYSA-N 2-[4-(2,6,6-trimethylcyclohexen-1-yl)butan-2-yl]-1,3-dioxane-4,6-dione Chemical compound C1(CC(=O)OC(C(CCC2=C(CCCC2(C)C)C)C)O1)=O DWIXXQLHMRSCHS-UHFFFAOYSA-N 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 1
- 229910004664 Cerium(III) chloride Inorganic materials 0.000 description 1
- 229910004373 HOAc Inorganic materials 0.000 description 1
- 238000006000 Knoevenagel condensation reaction Methods 0.000 description 1
- 229910018057 ScCl3 Inorganic materials 0.000 description 1
- 238000013019 agitation Methods 0.000 description 1
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 1
- 150000001342 alkaline earth metals Chemical class 0.000 description 1
- 150000004808 allyl alcohols Chemical class 0.000 description 1
- 150000001408 amides Chemical class 0.000 description 1
- 150000001450 anions Chemical group 0.000 description 1
- 125000003968 arylidene group Chemical group [H]C(c)=* 0.000 description 1
- JWIDSTYFYCGRQG-UHFFFAOYSA-N azane;1h-imidazole Chemical compound N.C1=CNC=N1 JWIDSTYFYCGRQG-UHFFFAOYSA-N 0.000 description 1
- 125000005620 boronic acid group Chemical group 0.000 description 1
- 239000006227 byproduct Substances 0.000 description 1
- LTPCXXMGKDQPAO-UHFFFAOYSA-L calcium;2-ethylhexanoate Chemical compound [Ca+2].CCCCC(CC)C([O-])=O.CCCCC(CC)C([O-])=O LTPCXXMGKDQPAO-UHFFFAOYSA-L 0.000 description 1
- SHZIWNPUGXLXDT-UHFFFAOYSA-N caproic acid ethyl ester Natural products CCCCCC(=O)OCC SHZIWNPUGXLXDT-UHFFFAOYSA-N 0.000 description 1
- 235000013877 carbamide Nutrition 0.000 description 1
- 125000004432 carbon atom Chemical group C* 0.000 description 1
- 230000006315 carbonylation Effects 0.000 description 1
- 238000005810 carbonylation reaction Methods 0.000 description 1
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 1
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 1
- VYLVYHXQOHJDJL-UHFFFAOYSA-K cerium trichloride Chemical compound Cl[Ce](Cl)Cl VYLVYHXQOHJDJL-UHFFFAOYSA-K 0.000 description 1
- 230000000052 comparative effect Effects 0.000 description 1
- 238000005686 cross metathesis reaction Methods 0.000 description 1
- 238000007333 cyanation reaction Methods 0.000 description 1
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- XMGQHEJRDAUXIN-UHFFFAOYSA-N dimethyl 2-[2-methyl-4-(2,6,6-trimethylcyclohexen-1-yl)butylidene]propanedioate Chemical compound COC(=O)C(C(=O)OC)=CC(C)CCC1=C(C)CCCC1(C)C XMGQHEJRDAUXIN-UHFFFAOYSA-N 0.000 description 1
- BEPAFCGSDWSTEL-UHFFFAOYSA-N dimethyl malonate Chemical compound COC(=O)CC(=O)OC BEPAFCGSDWSTEL-UHFFFAOYSA-N 0.000 description 1
- 238000004821 distillation Methods 0.000 description 1
- 230000032050 esterification Effects 0.000 description 1
- 238000005886 esterification reaction Methods 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 108700039708 galantide Proteins 0.000 description 1
- 150000002430 hydrocarbons Chemical group 0.000 description 1
- 239000004615 ingredient Substances 0.000 description 1
- 238000006317 isomerization reaction Methods 0.000 description 1
- 229910001629 magnesium chloride Inorganic materials 0.000 description 1
- 230000014759 maintenance of location Effects 0.000 description 1
- 238000001819 mass spectrum Methods 0.000 description 1
- 238000002844 melting Methods 0.000 description 1
- 230000008018 melting Effects 0.000 description 1
- 230000002503 metabolic effect Effects 0.000 description 1
- 229910001507 metal halide Inorganic materials 0.000 description 1
- 150000005309 metal halides Chemical class 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- 239000012038 nucleophile Substances 0.000 description 1
- 229910052763 palladium Inorganic materials 0.000 description 1
- 239000012071 phase Substances 0.000 description 1
- 238000005191 phase separation Methods 0.000 description 1
- 239000000047 product Substances 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 229910052707 ruthenium Inorganic materials 0.000 description 1
- 238000007086 side reaction Methods 0.000 description 1
- 239000007790 solid phase Substances 0.000 description 1
- 238000003756 stirring Methods 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 239000000725 suspension Substances 0.000 description 1
- 150000003672 ureas Chemical class 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/30—Preparation of carboxylic acid esters by modifying the acid moiety of the ester, such modification not being an introduction of an ester group
- C07C67/317—Preparation of carboxylic acid esters by modifying the acid moiety of the ester, such modification not being an introduction of an ester group by splitting-off hydrogen or functional groups; by hydrogenolysis of functional groups
- C07C67/32—Decarboxylation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D307/00—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom
- C07D307/77—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D307/92—Naphthofurans; Hydrogenated naphthofurans
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C2601/00—Systems containing only non-condensed rings
- C07C2601/12—Systems containing only non-condensed rings with a six-membered ring
- C07C2601/16—Systems containing only non-condensed rings with a six-membered ring the ring being unsaturated
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
Description
DESCRIPCIÓN
Ésteres P-y insaturados y su proceso de producción
La presente invención se refiere a ésteres P,y-insaturados-y,y-disustituidos y a procedimientos de síntesis de los mismos.
Los ésteres P,y-insaturados-y,y-disustituidos 1 se pueden preparar mediante varios procedimientos conocidos en la técnica.

Entre dichos procedimientos se incluyen (a) isomerización de ésteres a,P-insaturados, (b) reducción selectiva de ésteres a,P,y,S-insaturados, (c) cianación de haluros alílicos, seguido de hidrólisis y esterificación, (d) carbonilación de haluros alílicos o alcoholes alílicos (activados) en presencia de catalizadores de Pd o Ru y (e) mediante otros procedimientos, tales como metátesis cruzada.
Sin embargo, a través de estos procedimientos habitualmente no se obtienen proporciones de E/Z de 1 elevadas, a menos que se utilicen alcoholes o haluros E-alílicos estereopuros como precursores (en caso de c o d), cuya síntesis es difícil.
El documento WO 2007096791 da a conocer la transesterificación/descarboxilación de malonato conjugado 3a para la síntesis E-selectiva de 1a utilizando una sal MXn (con n = 1-3, siendo X un haluro o un anión de un ácido HX y siendo M un metal del grupo I, II o III) en presencia de un ácido carboxílico del tipo R'CO2H, representando R’ un grupo hidrocarburo.

Aunque se han descrito proporciones elevadas de E/Z y de P,y/a,P a partir de este procedimiento, estos resultados sólo se obtuvieron con cantidades subestequiométricas del 2-etilhexanoato de calcio, relativamente caro, en combinación con cantidades estequiométricas de ácido 2-etilhexanoico, que después de la transesterificación a 2-etilhexanoato de alquilo tiene que ser separado del producto 1a. Otras combinaciones de Mx3/R’CO2H reivindicadas en esta patente son menos eficaces.
Sigue existiendo la necesidad de dar a conocer procedimientos de síntesis de ésteres P,y-insaturados-y,y-disustituidos, cuyos procedimientos se lleven a cabo de manera relativamente económica y que proporcionen 1 con una pureza elevada, en particular con proporciones elevadas de E/Z.
La presente invención da a conocer en uno de sus aspectos un procedimiento para la preparación de ésteres P,y-insaturados-y,y-disustituidos 1,
R1
R2 rx V C 02R
1
comprendiendo dicho procedimiento la etapa de hacer reaccionar a una temperatura entre aproximadamente 100 y aproximadamente 350 grados centígrados, de manera más particular entre aproximadamente 130 y aproximadamente 170 grados centígrados, el malonato conjugado
R1 C02R
R2 'k ¿ íí;^ C02R
3
con un MXn, en presencia de una fuente inorgánica de protones, tal como se define en las reivindicaciones, y, de manera opcional, un disolvente polar, en el que MXn es una sal inorgánica o una pareja de catión orgánico/anión haluro, X es un haluro y n es un número entero de 1 a 3, y M es un metal del grupo I, II o III cuando MXn es una sal inorgánica, o M se selecciona del grupo que consiste en piridinio, piperidinio, pirrolidinio, imidazolio amonio, fosfonio y sulfonio, cuando MXn es una pareja de catión orgánico/anión haluro; y en el que los grupos R1, R2 y R son residuos orgánicos.
El experto en la materia entenderá que el compuesto 1 es un producto intermedio interesante, que puede emplearse en rutas sintéticas para muchos productos finales interesantes en el sector químico y la naturaleza de R1, R2 y R dependerá del producto final deseado. En particular, los sustituyentes R1, R2 y R pueden elegirse entre sustituyentes útiles en el sector de las fragancias. De manera más particular, los sustituyentes se pueden seleccionar, de manera independiente, entre hidrógeno; grupos alquilo, arilo o arilalquilo C1-15 lineal, ramificado o (poli)cíclico, los cuales contienen, de manera opcional, enlaces insaturados y/o de 1 a 4 heteroátomos seleccionados, de manera independiente, entre O, S, N y Si. Los grupos R en el malonato 3 pueden ser el mismo o diferente o juntos pueden formar un grupo (poli)cíclico, que contiene, de manera opcional, insaturación o sustituyentes como se han definido anteriormente en el presente documento.
Entre los sustituyentes R particularmente preferentes se incluyen metilo y etilo.
Entre los sustituyentes R1 particularmente preferentes se incluyen metilo, fenilo, 2-(2,6,6-trimetilciclohex-1 -enil)-etilo, 4.8- dimetilnona-3,7-dien-1 -ilo.
Entre los sustituyentes R2 particularmente preferentes se incluyen metilo, fenilo, 2-(2,5,6-trimetilciclohex-1-enil)-etilo, 4.8- dimetilnona-3,7-dien-1 -ilo.
El compuesto 1 formado mediante un procedimiento de la presente invención puede existir como una mezcla de isómeros, con el doble enlace situado en la pre-posición P-P o en la posición a,P y si R1 es diferente de R2 en el isómero P,y son posibles isómeros E/Z. La presente invención da a conocer un procedimiento para la preparación de 1 con una proporción elevada de P/y/a,P, en particular, como mínimo, de 95:5. Los compuestos 1 también se pueden formar con una proporción elevada de E/Z, en particular de, como mínimo, 75:25, de manera más particular, como mínimo, de 80:20.
Los compuestos 1 formados mediante un procedimiento de la presente invención son compuestos útiles y pueden utilizarse como reactivos en todo tipo de síntesis orgánicas.
Entre los ejemplos de 1 se encuentran el éster ciclohomofarnésico 1a y el éster homofarnésico 1b, cuyos isómeros E son precursores valiosos para la síntesis de (3aR, 5aS, 9aS, 9bR)-3a,6,6,9a-tetrametil-dodecahidronafto[2,1-b]furano 2 (Ambrox), el cual se puede preparar a partir de 1a o 1b, por ejemplo, tal como se describe en el documento WO 2006010287 (Givaudan). Los descriptores estereoquímicos 3aR, 5aS, 9aS, 9bR se refieren a la configuración relativa, así como a la absoluta, lo que significa que 2 se puede preparar como racemato o enriquecido enantioméricamente, según se desee.
Ambrox 2 es un importante ingrediente de fragancias cuyo perfil olfativo está determinado, aparte de su pureza enantiomérica, por su pureza diastereomérica, que, a su vez, depende de las proporciones de E/Z de los precursores de ciclación, por ejemplo, los compuestos 1a y 1b. Se desean procedimientos que proporcionen estos precursores con una selectividad elevada de E/Z.

Por consiguiente, en otro aspecto de la presente invención, se da a conocer un procedimiento de preparación de (3aR, 5aS, 9aS, 9bR)-3a,6,6,9a-tetrametil-dodecahidro-nafto[2,1-b]furano, comprendiendo dicho procedimiento la etapa de hacer reaccionar a una temperatura entre aproximadamente 100 y aproximadamente 350 grados centígrados, de manera más particular entre aproximadamente 130 y aproximadamente 170 grados centígrados, el malonato conjugado 3

con un MXn, en presencia de una fuente inorgánica de protones y, de manera opcional, un disolvente polar, en el que MXn es una sal inorgánica o una pareja de catión orgánico/anión haluro, X es un haluro y n es un número entero de 1 a 3, y M es un metal del grupo I, II o III cuando MXn es una sal inorgánica, o M se selecciona del grupo que consiste en piridinio, piperidinio, pirrolidinio, imidazolio, amonio, fosfonio y sulfonio, cuando MXn es una pareja de catión orgánico/anión haluro; y en el que el grupo R1 es 2-(2,6,6-trimetilciclohex-1-enil)-etilo o 4,8-dimetilnona-3,7-dien-1-ilo, R2 es metilo y R se selecciona entre los grupos definidos anteriormente en el presente documento.
La sal inorgánica MXn puede ser, en particular, un haluro del grupo de la, Ila o IIIb, incluyendo haluros de lantánidos, tales como CeCl3. Las sales inorgánicas preferentes son cloruro de magnesio y cloruro de litio. La pareja de catión orgánico/anión haluro de MXn puede ser cualquiera de los materiales mencionados anteriormente en el presente documento. De manera opcional, los cationes orgánicos están sustituidos con grupos alquilo 1-4 y/o arilo, que a su vez pueden estar sustituidos por cualquier grupo funcional. Los cationes orgánicos se pueden unir entre sí, formando de este modo una fase sólida.
Se pueden utilizar mezclas de sales con puntos de fusión bajos, que son líquidas entre aproximadamente 100°C y 200°C en presencia o ausencia de un disolvente polar.
Las sales se pueden usar individualmente o como mezclas.
La cantidad de sal utilizada puede ser de 0,2% molar a 200% molar, de manera más particular de 1% molar a 20% molar.
La fuente inorgánica de protones es cualquier donante inorgánico de protones con un pKa entre aproximadamente 0 y aproximadamente 17 seleccionado del grupo que consiste en ácido bórico; un donante de protones de ácido bórico seleccionado entre ácido metabórico (HBO2), ásteres monoalquílicos o monoarílicos de ácido bórico (ROB(OH)2 con R = alquilo, arilo y análogos sustituidos de los mismos; ásteres bisalquílicos o bisarílicos de ácido bórico (HOB(OR)2 con R = alquilo, arilo y análogos sustituidos de los mismos; así como boratos con puentes de alquilideno, arilideno o arilalquilideno, cuyos puentes pueden llevar cualquier tipo de sustituyente, incluyendo enlazadores a otras unidades de borato. Una fuente inorgánica de protones adecuada es ácido bórico (pKa 9,2), que es soluble o parcialmente soluble en el disolvente polar. Entre las mezclas de donantes inorgánicos de protones se incluyen mezclas de ácido bórico/ácido metabórico.
La cantidad de fuente inorgánica de protones empleada dependerá de la naturaleza de la fuente y del número de protones que puede proporcionar. En particular, la cantidad de la fuente de protones empleada se encuentra en el intervalo de aproximadamente 0,25 a aproximadamente 2,5 equivalentes molares, de manera más particular, de aproximadamente 0,5 a aproximadamente 1,5 equivalentes. Se requerirá, como mínimo, 1 equivalente molar de protones para afectar la transesterificación o hidrólisis. En el caso del ácido bórico, se pueden suministrar 3 protones por entidad de H3BO3, esta fuente de protones se podría emplear a aproximadamente 0,35 equivalentes molares, de manera más preferente, aproximadamente 0,5 equivalentes molares.
El disolvente polar puede ser cualquier disolvente adecuado que pueda disolver de manera completa o parcial el material de partida de malonato conjugado, la fuente inorgánica de protones y la sal MXn. En particular, los disolventes polares empleados en la presente invención son disolventes que son parcial o completamente miscibles con agua. Los disolventes polares pueden ser disolventes polares apróticos. Entre los disolventes polares que se pueden mencionar se incluyen alcoholes, sulfóxidos de alquilo, sulfolanos, amidas sustituidas, pirrolidonas N-sustituidas, caprolactamas N-sustituidas y ureas N-sustituidas. Las pirrolidonas N-sustituidas insolubles en agua que portan sustituyentes con más de 4 átomos de carbono están incluidas en la presente invención, así como las parejas de catión orgánico/anión haluro, que forman líquidos iónicos a la temperatura de reacción, que son polares pero a menudo no miscibles con agua. Se incluyen también las mezclas de sales fundidas, que son líquidas entre aproximadamente 100°C y 200°C. Se pueden utilizar mezclas de todos estos disolventes.
Aunque se pueden emplear sulfóxidos de alquilo y sulfolanos, es preferente no utilizar estos materiales cuando el compuesto 1 se va a emplear en una síntesis de un material de fragancia debido al olor bastante fuerte y desagradable que puede ser bastante difícil de eliminar.
Las pirrolidonas N-sustituidas, tales como N-metil-pirrolidona (NMP) o N-etil-pirrolidona (NEP), son disolventes apróticos polares preferentes.
El disolvente polar tambián se puede utilizar en cantidades bajas, de manera preferente, con 1 - 2 equivalentes en peso (p/p) en base a la cantidad de malonato conjugado 3. En el caso de las pirrolidonas N-sustituidas, tales como
NMP o NEP, el disolvente se puede separar de la fase de sal/agua después del tratamiento final acuoso y se recicla o descarta tal cual.
El procedimiento de la presente invención presenta la ventaja de que combinaciones de reactivos relativamente económicos, por ejemplo, MgCl2/ácido bórico, LiCl/ácido bórico, MgCl2/agua o LiCl/agua se pueden utilizar en cantidades bajas, que permanecen después del tratamiento final acuoso en la fase acuosa.
Una preparación particular de los ésteres P,y-insaturados-y,y-disustituidos mediante la descarboxilación del malonato conjugado 3 se describe con más detalle a continuación en el presente documento, en el que R = Me o Et. Sin embargo, las condiciones descritas a continuación se aplican al procedimiento de la presente invención de modo general.

El material de partida de malonato conjugado se puede obtener a partir de materiales de partida habitualmente disponibles utilizando síntesis de rutina. Un aldehido sustituido de manera adecuada (a modo de ejemplo, el aldehido 4 mostrado más arriba) se puede hacer reaccionar con un malonato de bisalquilo bajo las condiciones de Knoevenagel, para lo cual se conocen en la técnica una variedad de procedimientos y reactivos, para proporcionar el malonato conjugado 3, el material de partida en un procedimiento según la presente invención.
Es preferente emplear como donante de protones uno o más de los donantes de protones de ácido bórico referidos anteriormente en el presente documento (por ejemplo, ácido bórico).
Si la descarboxilación del malonato conjugado 3 a P,y-éster 1a se lleva a cabo en presencia de agua (o cualquier fuente de OH- nucleófilo), puede tener lugar una reacción de refro-Knoevenagel de 3 a aldehido 4 como reacción secundaria. Esto no es ventajoso, ya que el aldehido 4 tendría que eliminarse del material deseado 1a.
Se han desarrollado sistemas de reactivos que emplean agua como donante de protones que reducen esta reacción secundaria, entre cuyos ejemplos particulares se incluyen LiCl, MgCl2 o CaCl2 en disolventes polares apróticos, tales como NMP, DMF, DMAA, NEP o en líquidos iónicos, tales como [BMIM]Br (véanse los ejemplos). Dichos sistemas de reactivos pueden reducir la reacción secundaria en gran medida, en particular, limitándola del 5 al 10%. Estas combinaciones producen el éster 1a con proporciones E/Z de proporciones entre 80:20 o más; y buenas proporciones P,y/a,P, por ejemplo, de 96:4 a 99:1.
Con algunos otros sistemas que contienen agua, la reacción de retroceso a aldehido 4 se puede suprimir de manera sustancialmente completa. En sistemas que contienen agua, es preferente utilizar pirrolidonas N-sustituidas, tales como NOP o NCP, con, por ejemplo, LiCl o NaCl de 130 a 160 grados centigrados, 1a se puede obtener de este modo con buenas proporciones de E/Z, por ejemplo hasta 83:17 y buenas proporcionesP,y/a,p. Después de un tratamiento final acuoso, el disolvente polar, tal como NOP o NCP, permanece en la fase orgánica.
Se pueden obtener proporciones de E/Z particularmente buenas, en particular hasta 86:14, con ácido bórico como reactivo de transesterificación. El ácido bórico se puede utilizar en combinación con catalizadores de haluros alcalinos o alcalinotérreos, tales como LiCl, MgCl2 o CaCl2. El disolvente puede ser una pirrolidona N-sustituida, tal como NMP. Los haluros de metales del grupo III, tales como ScCl3 o CeCl3, pueden catalizar esta reacción con una eficacia similar. Los catalizadores liquidos iónicos, tales como [EMIM]Cl, también son eficaces. Utilizando estos catalizadores en condiciones de ausencia de agua se puede evitar la formación del subproducto 4.
La presente invención se describe adicionalmente con referencia a los siguientes ejemplos no limitantes.
Ejemplo 1: 2-(2-metil-4-(2,6,6-trimetilciclohex-1-enil)butilideno)malonato de dimetilo 3a:

En condiciones de ausencia de agua, se añade gota a gota cloruro de titanio (IV) (91 g, 0,5 moles) en tetraclorometano (120 ml) en 45 min a tetrahidrofurano a 0°C. La mezcla se agitó durante otros 30 min a esta temperatura, a continuación, se añaden 2-metil-4-(2,6,6-trimetilciclohex-1-enil)butanal 4 (50 g, 0,24 moles) (M. Matsui y otros, Agric. Biol. Chem. 50, 1475 - 1480, 1986) y malonato de dimetilo (31,7 g, 0,24 moles) en tetrahidrofurano (50 ml) en 15 min a 0°C, seguido de la adición gota a gota de piridina (76 g) en tetrahidrofurano (240 ml) durante 90 min a 0°C. La suspensión de color naranja-marrón se agita durante 18 horas a 25°C, a continuación
se vierte sobre hielo/agua y se extrae con terc-butil metil éter. Las capas orgánicas combinadas se lavan con agua y una solución concentrada de NaCl y se secan sobre MgSO4. Después de la filtración y evaporación de los disolventes, el producto bruto (75 g) se destila por recorrido corto produciendo 62,5 g (81%) de 3a a 170°C/0,07 mbar. Datos analíticos: 1H-RMN (400 MHz, CDCls): 80,95 (s, 6 H), 1,1 (d, 3 H), 1,4-1,5 (4H), 1,5-1,6 (2 H), 1,58 (s, 3 H), 1,8-2,0 (2 H), 2,5 (m, 1 H), 3,8 (s, 3 H), 3,85 (s, 3 H), 6,85 (d, 1 H) ppm. 13C-RMN (400 MHz, CDCls): 819,45 (t), 19,55 (q), 19,75 (q), 26,4 (t), 28,5 (q), 32,7 (t), 34,8 (s), 35,7 (d), 36,8 (t), 39,7 (t), 52,1 (q), 52,2 (q), 126,7 (s), 127,1 (s), 136,8 (s), 154,9 (d), 164,4 (s), 166,0 (s). MS (El): m/z (%) 322 (M+, 10), 307 ([M- 15]+, 2), 275 (6), 259 (7), 243 (16), 215 (11), 200 (18), 187 (19), 175 (20), 173 (16), 172 (100), 153 (22), 145 (28), 140 (70), 137 (27), 135 (34), 123 (60), 122 (28), 121 (42), 109 (35), 108 (34), 95 (62), 93 (36), 81 (44), 79 (33), 55 (36), 41 (35). IR (película): 2950 (m), 2926 (m), 2865 (m), 1725 (s), 1642 (w), 1454 (w), 1433 (m), 1363 (w), 1327 (w), 1246 (s), 1221 (s), 1204 (s), 1168 (w), 1104 (w), 1054 (m), 991 (w), 945 (w), 925 (w), 833 (w), 762 (w).
Ejemplo 2: 2-(2-metil-4-(2,6,6-trimetilciclohex-1-enil)butiliden)malonato de dietilo 3b:

En las condiciones descritas en el ejemplo 1, se hacen reaccionar entre sí cloruro de titanio (IV) (91 g, 0,5 moles), 2-metil-4-(2,6,6-trimetilciclohex-1-enil)butanal 4 (50 g, 0,24 moles) y malonato de dietilo (39,7 g, 0,24 moles) en tetrahidrofurano y tetraclorometano para producir después del tratamiento final y destilación de corto recorrido 70,1 g (83%) de 3b. Datos analíticos: 1H-RMN (400 MHz, CDCls): 80,97 (s, 6 H), 1,1 (d, 3 H), 1,25-1,6 (6 H), 1,3 (2 t, 6 H), 1,58 (s, 3 H), 1,8-2,0 (2 H), 2,55 (m, 1 H), 4,15-4,35 (2 q, 4 H), 6,8 (d, 1 H) ppm. 13C-RMN (400 MHz, CDCls): 814,0 (q), 14,15 (q), 19,5 (t), 19,6 (q), 19,8 (q), 26,5 (t), 28,5 (q), 32,7 (t), 34,85 (s), 35,6 (d), 36,9 (t), 39,8 (t), 61,1 (t), 61,15 (t), 127,0 (s), 127,5 (s), 136,9 (s), 153,9 (d), 164,0 (s), 165,7 (s). MS (EI): m/z (%) 350 (M+, 4), 335 ([M- 15]+, 3), 305 (4), 289 (5), 259 (9), 243 (11), 215 (8), 200 (98), 190 (18), 187 (11), 175 (16), 173 (27), 167 (18), 154 (100), 135 (30), 123 (42), 122 (30), 121 (39), 109 (19), 108 (60), 107 (32), 105 (19), 95 (52), 93 (34), 91 (25), 81 (40), 79 (30), 77 (15), 69 (21), 67 (26), 55 (36), 41 (32), 29 (28). IR (película): 2950 (m), 2960 (m), 2930 (m), 2862 (m), 1725 (s), 1645 (w), 1455 (m), 1375 (m), 1325 (w), 1250 (s), 1222 (s), 1205 (s), 1180 (m), 1170 (m), 1100 (m), 1050 (m), 1030 (m), 950 (w), 865 (w), 800 (w), 765 (w).
Ejemplo 3: 4-metil-6-(2,6,6-trimetilciclohex-1-enil)hex-3-enoato de (£)-metilo 1a-Me (1a con R = Me) (Ejemplo Comparativo):

Se calientan hasta 130°C con agitación malonato conjugado 3a (0,5 g, 1,5 mmoles), cloruro de litio anhidro (93 mg, 2,2 mmoles) y agua (53 mg, 3 mmoles) en N-metil-pirrolidona (2,9 g, 29 mmoles). Después de 4 horas a esta temperatura la mezcla se vierte sobre HCl 2 M y se extrae con terc-butil metil éter. Las capas orgánicas combinadas se lavan con una solución concentrada de NaHCO3, una solución concentrada de NaCl y se seca sobre MgSO4. Después de la filtración y evaporación del disolvente, el producto bruto (0,64 g) se destila de balón a balón para producir 0,4 g de 1a-Me a 120°C/0,1 mbar. Proporción de E/Z 82:18. Tiempos de retención (GC): 9,47 (Z), 9,56 (a,P), 9,62 (E) min. Datos analíticos del isómero E: 1H-RMN (400 MHz, CDC^): 81,0 (s, 6 H), 1,4 (m, 2 H), 1,55 (m, 2 H), 1,6 (s, 3 H), 1,7 (s, 3 H), 1,9 (m, 2 H), 2,1 (4 H), 3,05 (d, 2 H), 3,7 (s, 3 H), 5,35 (t, 1 H) ppm. 13C-RMN (400 MHz, CDCls): 816,35 (t), 19,5 (t), 19,8 (q), 27,5 (t), 28,6 (q, 2 C), 32,8 (t), 33,5 (t), 34,95 (s), 39,8 (t), 40,0 (t), 51,6 (q), 115,0 (d), 127,1 (s), 136,9 (s), 139,9 (s), 172,9 (s) MS (EI): m/z (%) 264 (M+, 4), 249 ([M- 15]+, 1), 190 (3), 175 (3), 138 (10), 137 (100), 136 (21), 121 (12), 106 (11), 95 (73), 81 (45), 55 (19), 41 (21). Los espectros de masas de los isómeros E y Z son idénticos. IR (película): 2972 (m), 2865 (m), 1738 (s), 1434 (m), 1258 (m), 1199 (m), 1148 (m).
T l 1: V ri i n l n r m r r i n m l :
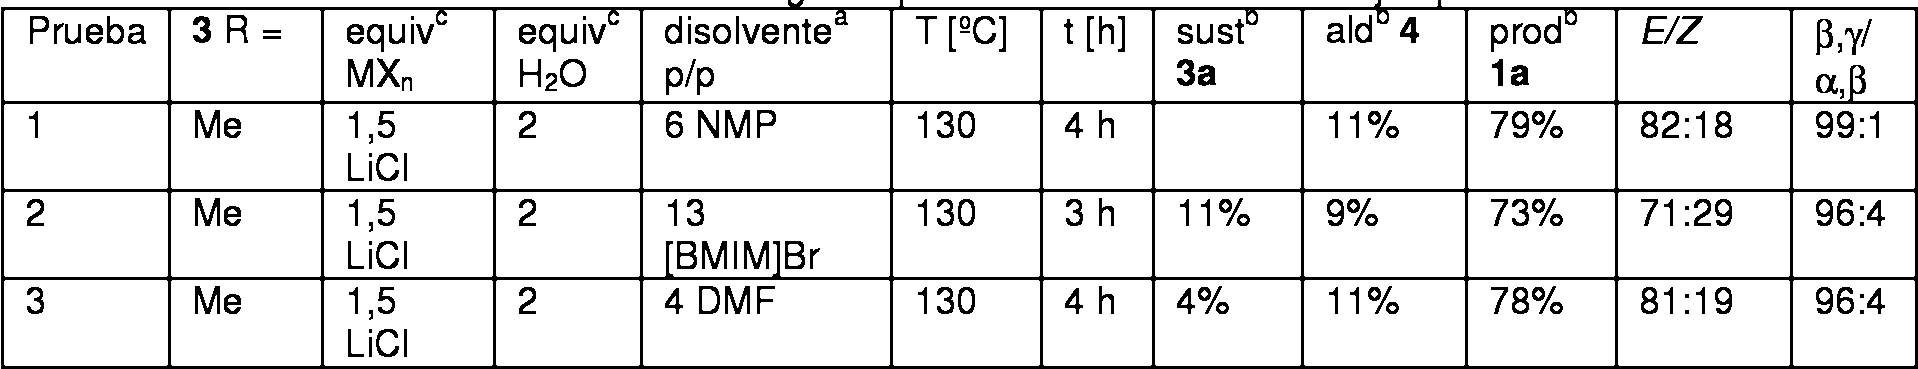

Ta l 2: V ri i n l n r m r r i n l m l n r n r r r i n l l hi 4)

Ejemplo 4: Preparación de 4-metil-6-(2,6,6-trimetilciclohex-1-enil)hex-3-enoato de (E)-etilo 1a-Et (éster etílico de 1a) mediante descarboxilación catalizada por LiCl:

Bajo agitación y nitrógeno, se calientan hasta 160-170°C durante 10 horas malonato de dietilo conjugado 3b (500 g, 1,39 moles), cloruro de litio anhidro (5,6 g, 0,13 moles) y ácido bórico anhidro (41 g, 0,65 moles) en N-metil-pirrolidona libre de agua (880 ml, 8,9 moles). Después de enfriamiento, la mezcla se vierte sobre HCl 2 M. Después de la separación de fases, la fase orgánica se lava con una solución concentrada de NaHCÜ3 y una solución concentrada de NaCl. Las fases acuosas combinadas se extraen con tolueno. Las capas orgánicas combinadas se evaporaron a presión reducida para producir 412 g de residuo en bruto. Destilación de recorrido corto a 150°C/0,06 mbar produce 352 g (91%) de éster 1a-Et. Proporción de E/Z: 86:14. Los datos analíticos de este compuesto son idénticos a los descritos para los isómeros por M. Matsui y otros, Agric. Biol. Chem. 50, 1475-1480, 1986.
Ejemplo 5: Preparación de 1a-Et mediante descarboxilación catalizada por MgC^:
Bajo agitación y nitrógeno, se calientan hasta 160-170°C durante 3 horas malonato de dietilo conjugado 3b (52 g, 149 mmoles), cloruro de magnesio anhidro (0,56 g, 5,93 mmoles) y ácido bórico anhidro (4,5 g, 73 mmoles) en N-metil-pirrolidona libre de agua (67 ml, 0,81 moles). Después de enfriar hasta 120°C, se añade agua y la mezcla se acidifica hasta pH 3 con H2SO4 2 M. Después de la extracción con hexano, las capas orgánicas combinadas se lavan con agua, una solución concentrada de Na2CÜ3, HOAc al 10%, agua y una solución concentrada de NaCl. La fase orgánica se seca sobre MgSÜ4, se filtra y se evapora a presión reducida produciendo 42 g de un residuo en bruto, que se destila de balón a balón para producir 36,6 g (88%) de 1a-Et. Proporción de E/Z: 84:16. Los datos analíticos de este compuesto son idénticos a los descritos para los isómeros por M. Matsui y otros, Agric. Biol. Chem. 50, 1475-1480, 1986.
T l : V ri i n l n r m r r i n l m l 4 :

Ejemplo 6: Preparación de 4-metil-6-(2,6,6-trimetilciclohex-1-enil)hex-3-enoato de (E)-etilo 1a-Et (éster etílico de 1a) en presencia de ácido metabórico (HBO2):
Según el procedimiento del ejemplo 4, el malonato de dietilo conjugado 3b (10 g, 28 mmoles), cloruro de litio anhidro (0,12 g, 2,8 moles) y ácido metabórico 99% (1,25 g, 28 mmoles) en N-metil-pirrolidona libre de agua (19 g, 0,19 moles) produjeron después de 23 horas a 160°C, tratamiento final estándar y destilación de balón a balón 6,6 g (84%) de 1a-Et (93% de pureza, E/Z 82:18). Los datos analíticos de este compuesto son idénticos a los descritos para los isómeros por M. Matsui et al. Agrie. Biol. Chem. 50, 1475-1480, 1986.
Claims (11)
1. Procedimiento para la preparación de ásteres p,y-insaturados-y,y-disustituidos 1,

comprendiendo dicho procedimiento la etapa de hacer reaccionar a una temperatura entre aproximadamente 100 y 350 grados centígrados, el malonato conjugado

con un MXn, en presencia de una fuente inorgánica de protones y, de manera opcional, un disolvente polar, en el que MXn es una sal inorgánica o una pareja de catión orgánico/anión haluro, X es un haluro y n es un número entero de 1 a 3, y M es un metal del grupo I, II o III cuando MXn es una sal inorgánica, o M se selecciona del grupo que comprende piridinio, piperidinio, pirrolidinio, imidazolio, amonio, fosfonio y sulfonio, cuando MXn es una pareja de catión orgánico/anión haluro; y en el que los grupos R1, R2 y R son residuos orgánicos seleccionados, de manera independiente del grupo que comprende hidrógeno; grupos alquilo, arilo o arilalquilo C1-15 lineales, ramificados o (poli)cíclicos, los cuales contienen, de manera opcional, enlaces insaturados y/o de 1 a 4 heteroátomos seleccionados, de manera independiente, entre O, S, N y Si; y
en el que la fuente inorgánica de protones es una fuente de protones que tiene un pKa de aproximadamente 0 a aproximadamente 17 y se selecciona del grupo que consiste en ácido bórico; un donante de protones de ácido bórico seleccionado entre ácido metabórico (HBO2), ásteres monoalquílicos o monoarílicos de ácido bórico (ROB(OH)2 con R = alquilo, arilo y análogos sustituidos de los mismos; ásteres bisalquílicos o bisarílicos de ácido bórico (HOB(OR)2 con R = alquilo, arilo y análogos sustituidos de los mismos, boratos con puentes de alquilideno, arilideno o arilalquilideno, cuyos puentes pueden llevar un sustituyente, incluyendo enlazadores a otras unidades de borato; hidrogenofosfato de sodio; o mezclas de los mismos.
2. Procedimiento, según la reivindicación 1, en el que R es metilo o etilo.
3. Procedimiento, según cualquiera de las reivindicaciones 1 ó 2, en el que R1 y R2 se seleccionan, de manera independiente, del grupo que comprende metilo, fenilo, 2-(2,6,6-trimetilciclohex-1-enil)-etilo, 4,8-dimetilnona-3,7-dien-1 -ilo.
4. Procedimiento, según cualquiera de las reivindicaciones anteriores, en el que R1 es metilo, etilo o fenilo y R2 es 2-(2,6,6-trimetilciclohex-1 -enil)-etilo o 4,8-dimetilnona-3,7-dien-1 -ilo.
5. Procedimiento, según cualquiera de las reivindicaciones anteriores, en el que el doble enlace de 1 está en la posición p-y 6. Procedimiento, según la reivindicación 5, en el que R1 es metilo o etilo y R2 es 2-(2,6,
6-trimetilciclohex-1-enil)-etilo o 4,8-dimetilnona-3,7-dien-1 -ilo.
7. Procedimiento, según cualquiera de las reivindicaciones anteriores, en el que MXn se selecciona del grupo que comprende un haluro de lantánido y un haluro de metal alcalino o alcalinotárreo o mezclas de los mismos.
8. Procedimiento, según la reivindicación 7, en el que MXn se selecciona entre LiCl o MgCl2, o una mezcla de los mismos.
9. Procedimiento, según cualquiera de las reivindicaciones anteriores, en el que el disolvente polar es una pirrolidona N-sustituida.
10. Procedimiento, según cualquiera de las reivindicaciones anteriores, en el que la fuente inorgánica de protones es ácido bórico; el disolvente polar es una pirrolidona N-sustituida y MXn es LiCl o MgCl2.
11. Procedimiento de preparación de (3aR, 5aS, 9aS, 9bR)-3a,6,6,9a-tetrametil-dodecahidro-nafto[2,1-b]furano, según un procedimiento definido en cualquiera de las reivindicaciones anteriores.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| GBGB0922204.3A GB0922204D0 (en) | 2009-12-18 | 2009-12-18 | Organic Compounds |
| GB0922204 | 2009-12-18 | ||
| PCT/EP2010/070070 WO2011073387A1 (en) | 2009-12-18 | 2010-12-17 | Organic compounds |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| ES2544731T3 ES2544731T3 (es) | 2015-09-03 |
| ES2544731T5 true ES2544731T5 (es) | 2019-01-30 |
Family
ID=41717227
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES10798071T Active ES2544731T5 (es) | 2009-12-18 | 2010-12-17 | Esteres beta gamma insaturados y su proceso de producción |
Country Status (9)
| Country | Link |
|---|---|
| US (1) | US8765980B2 (es) |
| EP (1) | EP2513030B2 (es) |
| JP (1) | JP5778173B2 (es) |
| CN (1) | CN102695695B (es) |
| BR (1) | BR112012014798A2 (es) |
| ES (1) | ES2544731T5 (es) |
| GB (1) | GB0922204D0 (es) |
| MX (1) | MX2012006733A (es) |
| WO (1) | WO2011073387A1 (es) |
Families Citing this family (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| GB201021584D0 (en) * | 2010-12-21 | 2011-02-02 | Givaudan Sa | Organic compounds |
| CN104557543B (zh) | 2013-10-21 | 2017-04-12 | 芬芳香精香料有限公司 | 制备不饱和酯的方法 |
| WO2016145288A1 (en) | 2015-03-11 | 2016-09-15 | International Flavors & Fragrances Inc. | Processes for the preparation of unsaturated malonates |
| WO2018154048A1 (en) * | 2017-02-24 | 2018-08-30 | Basf Se | Method for the preparation of (3e,7e)-homofarnesic acid or (3e,7e)-homofarnesic acid ester |
| US11352153B2 (en) | 2019-05-07 | 2022-06-07 | Signode Industrial Group Llc | Strapping tool |
Family Cites Families (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3173967A (en) | 1958-05-28 | 1965-03-16 | Herbert C Brown | Isomerization of internal olefins to terminal olefins |
| US3798259A (en) | 1973-04-09 | 1974-03-19 | Hoffmann La Roche | Synthesis of ypsilon-ketoesters |
| JPS6124580A (ja) * | 1984-07-12 | 1986-02-03 | Shionogi & Co Ltd | アミノチアゾリルグルタル酸誘導体の製造方法 |
| GB0417063D0 (en) * | 2004-07-30 | 2004-09-01 | Givaudan Sa | Process for the preparation of optically-active compounds |
| CN101389589B (zh) * | 2006-02-23 | 2013-05-01 | 弗门尼舍有限公司 | β-γ烯羰基衍生物的制备方法 |
| DE102006010279A1 (de) | 2006-03-02 | 2007-09-06 | Mc Technology Gmbh | Stecker für geschirmte Datenkabel |
| WO2008010287A1 (en) | 2006-07-20 | 2008-01-24 | Panasonic Corporation | Position verifying device, position verifying system, and position verifying method |
-
2009
- 2009-12-18 GB GBGB0922204.3A patent/GB0922204D0/en not_active Ceased
-
2010
- 2010-12-17 WO PCT/EP2010/070070 patent/WO2011073387A1/en not_active Ceased
- 2010-12-17 EP EP10798071.6A patent/EP2513030B2/en active Active
- 2010-12-17 US US13/515,842 patent/US8765980B2/en active Active
- 2010-12-17 CN CN201080057385.5A patent/CN102695695B/zh active Active
- 2010-12-17 BR BR112012014798A patent/BR112012014798A2/pt not_active IP Right Cessation
- 2010-12-17 JP JP2012543784A patent/JP5778173B2/ja not_active Expired - Fee Related
- 2010-12-17 MX MX2012006733A patent/MX2012006733A/es active IP Right Grant
- 2010-12-17 ES ES10798071T patent/ES2544731T5/es active Active
Also Published As
| Publication number | Publication date |
|---|---|
| JP5778173B2 (ja) | 2015-09-16 |
| EP2513030B2 (en) | 2018-08-29 |
| JP2013514332A (ja) | 2013-04-25 |
| CN102695695A (zh) | 2012-09-26 |
| MX2012006733A (es) | 2012-06-28 |
| BR112012014798A2 (pt) | 2016-08-16 |
| ES2544731T3 (es) | 2015-09-03 |
| WO2011073387A1 (en) | 2011-06-23 |
| EP2513030B1 (en) | 2015-05-06 |
| GB0922204D0 (en) | 2010-02-03 |
| CN102695695B (zh) | 2017-07-28 |
| US20120271059A1 (en) | 2012-10-25 |
| EP2513030A1 (en) | 2012-10-24 |
| US8765980B2 (en) | 2014-07-01 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US8765980B2 (en) | Organic compounds | |
| US10081613B2 (en) | 2-(alkoxy or aryloxy carbonyl)-4-methyl-6-(2,6,6-trimethylcyclohex-1-enyl)hex-2-enoic acid compounds, its preparation and use | |
| ES2281675T5 (es) | Procedimiento para producir un ester (4E)-5-cloro-2-isopropil-4-pentenoato y un isómero ópticamente activo de este ester | |
| KR20010072175A (ko) | 5-히드록시-3-옥소펜탄산 유도체 제조방법 | |
| CN101932545B (zh) | 取代的环己烯酮 | |
| JP2010533644A (ja) | ハーフエステルの合成方法 | |
| JPS5840938B2 (ja) | 置換又は未置換α−オキシコハク酸エステルの製造方法 | |
| JP3979743B2 (ja) | 光学活性なビニルホスフィンオキシドの製造方法 | |
| JP5793025B2 (ja) | α−カルボニルホスホランの製造方法 | |
| CA1061359A (en) | Preparation of cyclopropanecarboxylates | |
| Gómez et al. | Some studies on proximal addition–elimination procedures in intermolecular carbon–carbon bond-forming free radical reactions. Convenient synthesis of ethyl (E)-(ethyl 2, 3, 6, 7, 8-pentadeoxy-α-D-erythro-nona-2, 7-dienopyranosid) uronate | |
| BR112012014798B1 (pt) | Processo para a preparação de ésteres beta, gama-insaturados-gama, gama-dissubstituídos | |
| US4294765A (en) | Cis-lactone pyrethroid intermediates | |
| US6777576B2 (en) | Production method of 2-cyclohexyl-2-hydroxy-2-phenylacetic acid intermediate therefor and production method thereof | |
| CN101130529A (zh) | 光学活性2,3-二羟基丁内半缩醛衍生物的制备方法 | |
| SU891634A1 (ru) | Способ получени виниловых олигоэфиров | |
| ES2400060T3 (es) | Procedimiento para preparar ácidos o ésteres de ácidos alquil-5-halopent-4-enocarboxílicos racémicos | |
| JP6245097B2 (ja) | 炭酸ジフェニルの製造方法およびポリカーボネートの製造方法 | |
| KR100545892B1 (ko) | 신규한 광학활성 2,6-이치환된 테트라히드로피란 유도체및 그 제조방법 | |
| JPH11240865A (ja) | 光学活性化合物の製造法 | |
| CS241457B2 (cs) | Způsob výroby cyklopropankarboxylových kyselin a jejich derivátů | |
| JPWO2013047751A1 (ja) | 3,4−ジヒドロイソキノリン誘導体の製造方法 | |
| CS220734B1 (cs) | Způsob přípravy ethylesteru 2-(4‘-isobutylfenyl)mléčné kyseliny | |
| KR20020068534A (ko) | 5-할로-4-플루오로-4,7,7-트리메틸-3-옥사비사이클로[4.1.0]헵탄-2-온, 이의 제조방법 및 사이클로프로판 카복실산의제조에서의 이의 용도 |