ES2704709T3 - Derivado de ciclohexil-piridina - Google Patents
Derivado de ciclohexil-piridina Download PDFInfo
- Publication number
- ES2704709T3 ES2704709T3 ES15789561T ES15789561T ES2704709T3 ES 2704709 T3 ES2704709 T3 ES 2704709T3 ES 15789561 T ES15789561 T ES 15789561T ES 15789561 T ES15789561 T ES 15789561T ES 2704709 T3 ES2704709 T3 ES 2704709T3
- Authority
- ES
- Spain
- Prior art keywords
- mixture
- compound
- added
- acid
- fluoro
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- HUTHUTALXJNNRS-UHFFFAOYSA-N 2-cyclohexylpyridine Chemical compound C1CCCCC1C1=CC=CC=N1 HUTHUTALXJNNRS-UHFFFAOYSA-N 0.000 title description 5
- 150000001875 compounds Chemical class 0.000 claims abstract description 183
- 150000003839 salts Chemical class 0.000 claims abstract description 43
- 125000000217 alkyl group Chemical group 0.000 claims abstract description 14
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims abstract description 11
- 125000003545 alkoxy group Chemical group 0.000 claims abstract description 9
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims abstract description 6
- 125000004029 hydroxymethyl group Chemical group [H]OC([H])([H])* 0.000 claims abstract description 6
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims abstract description 5
- 125000004093 cyano group Chemical group *C#N 0.000 claims abstract description 3
- 229910052731 fluorine Inorganic materials 0.000 claims abstract description 3
- 125000001153 fluoro group Chemical group F* 0.000 claims abstract description 3
- 229910052736 halogen Inorganic materials 0.000 claims abstract description 3
- 150000002367 halogens Chemical class 0.000 claims abstract description 3
- 239000000126 substance Substances 0.000 claims description 25
- 206010047700 Vomiting Diseases 0.000 claims description 24
- 206010028980 Neoplasm Diseases 0.000 claims description 16
- 201000011510 cancer Diseases 0.000 claims description 16
- 238000002512 chemotherapy Methods 0.000 claims description 15
- 239000008194 pharmaceutical composition Substances 0.000 claims description 12
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 11
- 230000002265 prevention Effects 0.000 claims description 11
- 239000004480 active ingredient Substances 0.000 claims description 5
- 239000001257 hydrogen Substances 0.000 claims description 3
- 229910052739 hydrogen Inorganic materials 0.000 claims description 3
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 3
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 264
- 239000000203 mixture Substances 0.000 description 155
- -1 serotonin Chemical compound 0.000 description 135
- 239000000243 solution Substances 0.000 description 128
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 102
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 93
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 91
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 82
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 80
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 79
- 230000002829 reductive effect Effects 0.000 description 75
- 239000011541 reaction mixture Substances 0.000 description 72
- 239000002904 solvent Substances 0.000 description 64
- 229920006395 saturated elastomer Polymers 0.000 description 62
- 239000011780 sodium chloride Substances 0.000 description 52
- 239000012044 organic layer Substances 0.000 description 48
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 47
- 125000000250 methylamino group Chemical group [H]N(*)C([H])([H])[H] 0.000 description 46
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 45
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 45
- 238000012360 testing method Methods 0.000 description 45
- 210000004027 cell Anatomy 0.000 description 41
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 41
- 239000012043 crude product Substances 0.000 description 38
- 238000004440 column chromatography Methods 0.000 description 37
- 239000003480 eluent Substances 0.000 description 37
- 239000000741 silica gel Substances 0.000 description 37
- 229910002027 silica gel Inorganic materials 0.000 description 37
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 36
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 35
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 33
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 32
- 239000002253 acid Substances 0.000 description 29
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 29
- 101000600903 Homo sapiens Substance-P receptor Proteins 0.000 description 27
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 26
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 26
- 238000000034 method Methods 0.000 description 26
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 24
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 24
- 230000000694 effects Effects 0.000 description 23
- 125000004105 2-pyridyl group Chemical group N1=C([*])C([H])=C([H])C([H])=C1[H] 0.000 description 22
- XTHFKEDIFFGKHM-UHFFFAOYSA-N Dimethoxyethane Chemical compound COCCOC XTHFKEDIFFGKHM-UHFFFAOYSA-N 0.000 description 22
- 125000004494 ethyl ester group Chemical group 0.000 description 22
- 238000001816 cooling Methods 0.000 description 19
- 229960001372 aprepitant Drugs 0.000 description 17
- ATALOFNDEOCMKK-OITMNORJSA-N aprepitant Chemical compound O([C@@H]([C@@H]1C=2C=CC(F)=CC=2)O[C@H](C)C=2C=C(C=C(C=2)C(F)(F)F)C(F)(F)F)CCN1CC1=NNC(=O)N1 ATALOFNDEOCMKK-OITMNORJSA-N 0.000 description 17
- 239000007858 starting material Substances 0.000 description 17
- 239000012298 atmosphere Substances 0.000 description 15
- 238000006243 chemical reaction Methods 0.000 description 15
- 239000000725 suspension Substances 0.000 description 15
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 14
- 239000003795 chemical substances by application Substances 0.000 description 14
- NFHFRUOZVGFOOS-UHFFFAOYSA-N palladium;triphenylphosphane Chemical compound [Pd].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 NFHFRUOZVGFOOS-UHFFFAOYSA-N 0.000 description 14
- 239000002464 receptor antagonist Substances 0.000 description 14
- 229940044551 receptor antagonist Drugs 0.000 description 14
- 102000004328 Cytochrome P-450 CYP3A Human genes 0.000 description 13
- 108010081668 Cytochrome P-450 CYP3A Proteins 0.000 description 13
- 238000005516 engineering process Methods 0.000 description 13
- PQVSTLUFSYVLTO-UHFFFAOYSA-N ethyl n-ethoxycarbonylcarbamate Chemical compound CCOC(=O)NC(=O)OCC PQVSTLUFSYVLTO-UHFFFAOYSA-N 0.000 description 13
- 230000002401 inhibitory effect Effects 0.000 description 13
- GLXDVVHUTZTUQK-UHFFFAOYSA-M lithium hydroxide monohydrate Substances [Li+].O.[OH-] GLXDVVHUTZTUQK-UHFFFAOYSA-M 0.000 description 13
- 229940040692 lithium hydroxide monohydrate Drugs 0.000 description 13
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 12
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 12
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 12
- 239000000706 filtrate Substances 0.000 description 12
- 239000002609 medium Substances 0.000 description 12
- 239000013612 plasmid Substances 0.000 description 12
- QZAYGJVTTNCVMB-UHFFFAOYSA-N serotonin Chemical compound C1=C(O)C=C2C(CCN)=CNC2=C1 QZAYGJVTTNCVMB-UHFFFAOYSA-N 0.000 description 12
- 229910000029 sodium carbonate Inorganic materials 0.000 description 12
- 230000008673 vomiting Effects 0.000 description 12
- 108010040718 Neurokinin-1 Receptors Proteins 0.000 description 11
- 102000002002 Neurokinin-1 Receptors Human genes 0.000 description 11
- 239000007864 aqueous solution Substances 0.000 description 11
- 239000003814 drug Substances 0.000 description 11
- XNDZBBQIFDLQSY-MXVIHJGJSA-N FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)[C@@H]1CC[C@H](CC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)[C@@H]1CC[C@H](CC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F XNDZBBQIFDLQSY-MXVIHJGJSA-N 0.000 description 10
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 10
- 239000012442 inert solvent Substances 0.000 description 10
- 238000002360 preparation method Methods 0.000 description 10
- OISVCGZHLKNMSJ-UHFFFAOYSA-N 2,6-dimethylpyridine Chemical compound CC1=CC=CC(C)=N1 OISVCGZHLKNMSJ-UHFFFAOYSA-N 0.000 description 9
- UHOVQNZJYSORNB-UHFFFAOYSA-N Benzene Chemical compound C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 9
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 9
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 9
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 9
- 102100024304 Protachykinin-1 Human genes 0.000 description 9
- 239000013613 expression plasmid Substances 0.000 description 9
- 239000007789 gas Substances 0.000 description 9
- 230000005764 inhibitory process Effects 0.000 description 9
- 150000004702 methyl esters Chemical class 0.000 description 9
- 102000005962 receptors Human genes 0.000 description 9
- 108020003175 receptors Proteins 0.000 description 9
- QDZOEBFLNHCSSF-PFFBOGFISA-N (2S)-2-[[(2R)-2-[[(2S)-1-[(2S)-6-amino-2-[[(2S)-1-[(2R)-2-amino-5-carbamimidamidopentanoyl]pyrrolidine-2-carbonyl]amino]hexanoyl]pyrrolidine-2-carbonyl]amino]-3-(1H-indol-3-yl)propanoyl]amino]-N-[(2R)-1-[[(2S)-1-[[(2R)-1-[[(2S)-1-[[(2S)-1-amino-4-methyl-1-oxopentan-2-yl]amino]-4-methyl-1-oxopentan-2-yl]amino]-3-(1H-indol-3-yl)-1-oxopropan-2-yl]amino]-1-oxo-3-phenylpropan-2-yl]amino]-3-(1H-indol-3-yl)-1-oxopropan-2-yl]pentanediamide Chemical compound C([C@@H](C(=O)N[C@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(C)C)C(N)=O)NC(=O)[C@@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCCN)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](N)CCCNC(N)=N)C1=CC=CC=C1 QDZOEBFLNHCSSF-PFFBOGFISA-N 0.000 description 8
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 8
- 101800003906 Substance P Proteins 0.000 description 8
- 230000027455 binding Effects 0.000 description 8
- 239000011575 calcium Substances 0.000 description 8
- 229910052791 calcium Inorganic materials 0.000 description 8
- DQLATGHUWYMOKM-UHFFFAOYSA-L cisplatin Chemical compound N[Pt](N)(Cl)Cl DQLATGHUWYMOKM-UHFFFAOYSA-L 0.000 description 8
- 229960004316 cisplatin Drugs 0.000 description 8
- 229940079593 drug Drugs 0.000 description 8
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical group C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 7
- 230000001154 acute effect Effects 0.000 description 7
- 235000019270 ammonium chloride Nutrition 0.000 description 7
- 239000007853 buffer solution Substances 0.000 description 7
- 239000003054 catalyst Substances 0.000 description 7
- 230000003111 delayed effect Effects 0.000 description 7
- 238000002347 injection Methods 0.000 description 7
- 239000007924 injection Substances 0.000 description 7
- 239000007788 liquid Substances 0.000 description 7
- 230000003449 preventive effect Effects 0.000 description 7
- 238000010079 rubber tapping Methods 0.000 description 7
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 6
- 108091003079 Bovine Serum Albumin Proteins 0.000 description 6
- 0 CCCC(CC)CC*([C@@]1(CC2)C[C@@](CC3)[C@@]3(C3)[C@]23C1)C=C[C@@](C)*[C@]1C[C@](C)[C@](CCC)CCCC1 Chemical compound CCCC(CC)CC*([C@@]1(CC2)C[C@@](CC3)[C@@]3(C3)[C@]23C1)C=C[C@@](C)*[C@]1C[C@](C)[C@](CCC)CCCC1 0.000 description 6
- 229910052786 argon Inorganic materials 0.000 description 6
- XJHCXCQVJFPJIK-UHFFFAOYSA-M caesium fluoride Chemical compound [F-].[Cs+] XJHCXCQVJFPJIK-UHFFFAOYSA-M 0.000 description 6
- 230000008406 drug-drug interaction Effects 0.000 description 6
- 230000003834 intracellular effect Effects 0.000 description 6
- 238000004811 liquid chromatography Methods 0.000 description 6
- 239000008188 pellet Substances 0.000 description 6
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 6
- NROKBHXJSPEDAR-UHFFFAOYSA-M potassium fluoride Chemical compound [F-].[K+] NROKBHXJSPEDAR-UHFFFAOYSA-M 0.000 description 6
- 230000008569 process Effects 0.000 description 6
- 241000588724 Escherichia coli Species 0.000 description 5
- 239000012097 Lipofectamine 2000 Substances 0.000 description 5
- 241000282341 Mustela putorius furo Species 0.000 description 5
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 5
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 5
- 238000003556 assay Methods 0.000 description 5
- 238000005859 coupling reaction Methods 0.000 description 5
- 238000001514 detection method Methods 0.000 description 5
- 238000011161 development Methods 0.000 description 5
- 239000012528 membrane Substances 0.000 description 5
- 229910052763 palladium Inorganic materials 0.000 description 5
- 239000000843 powder Substances 0.000 description 5
- 108090000765 processed proteins & peptides Proteins 0.000 description 5
- 230000035484 reaction time Effects 0.000 description 5
- 238000010992 reflux Methods 0.000 description 5
- 238000000926 separation method Methods 0.000 description 5
- 235000017557 sodium bicarbonate Nutrition 0.000 description 5
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 5
- 239000012312 sodium hydride Substances 0.000 description 5
- 229910000104 sodium hydride Inorganic materials 0.000 description 5
- 206010002091 Anaesthesia Diseases 0.000 description 4
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 4
- 239000012981 Hank's balanced salt solution Substances 0.000 description 4
- PIWKPBJCKXDKJR-UHFFFAOYSA-N Isoflurane Chemical compound FC(F)OC(Cl)C(F)(F)F PIWKPBJCKXDKJR-UHFFFAOYSA-N 0.000 description 4
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 4
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 4
- ROOXNKNUYICQNP-UHFFFAOYSA-N ammonium persulfate Chemical compound [NH4+].[NH4+].[O-]S(=O)(=O)OOS([O-])(=O)=O ROOXNKNUYICQNP-UHFFFAOYSA-N 0.000 description 4
- 230000037005 anaesthesia Effects 0.000 description 4
- 229940034982 antineoplastic agent Drugs 0.000 description 4
- 239000002246 antineoplastic agent Substances 0.000 description 4
- 229940098773 bovine serum albumin Drugs 0.000 description 4
- 210000004556 brain Anatomy 0.000 description 4
- 239000006285 cell suspension Substances 0.000 description 4
- 230000008859 change Effects 0.000 description 4
- FNIATMYXUPOJRW-UHFFFAOYSA-N cyclohexylidene Chemical group [C]1CCCCC1 FNIATMYXUPOJRW-UHFFFAOYSA-N 0.000 description 4
- 238000001914 filtration Methods 0.000 description 4
- 238000009472 formulation Methods 0.000 description 4
- 239000002198 insoluble material Substances 0.000 description 4
- 229960002725 isoflurane Drugs 0.000 description 4
- ZCSHNCUQKCANBX-UHFFFAOYSA-N lithium diisopropylamide Chemical compound [Li+].CC(C)[N-]C(C)C ZCSHNCUQKCANBX-UHFFFAOYSA-N 0.000 description 4
- 230000014759 maintenance of location Effects 0.000 description 4
- 238000005259 measurement Methods 0.000 description 4
- 239000002773 nucleotide Substances 0.000 description 4
- 125000003729 nucleotide group Chemical group 0.000 description 4
- CTSLXHKWHWQRSH-UHFFFAOYSA-N oxalyl chloride Chemical compound ClC(=O)C(Cl)=O CTSLXHKWHWQRSH-UHFFFAOYSA-N 0.000 description 4
- SCVFZCLFOSHCOH-UHFFFAOYSA-M potassium acetate Chemical compound [K+].CC([O-])=O SCVFZCLFOSHCOH-UHFFFAOYSA-M 0.000 description 4
- 125000006239 protecting group Chemical group 0.000 description 4
- 230000004044 response Effects 0.000 description 4
- 229940076279 serotonin Drugs 0.000 description 4
- WJKHJLXJJJATHN-UHFFFAOYSA-N triflic anhydride Chemical compound FC(F)(F)S(=O)(=O)OS(=O)(=O)C(F)(F)F WJKHJLXJJJATHN-UHFFFAOYSA-N 0.000 description 4
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 4
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 3
- GQHTUMJGOHRCHB-UHFFFAOYSA-N 2,3,4,6,7,8,9,10-octahydropyrimido[1,2-a]azepine Chemical compound C1CCCCN2CCCN=C21 GQHTUMJGOHRCHB-UHFFFAOYSA-N 0.000 description 3
- XWKFPIODWVPXLX-UHFFFAOYSA-N 2-methyl-5-methylpyridine Natural products CC1=CC=C(C)N=C1 XWKFPIODWVPXLX-UHFFFAOYSA-N 0.000 description 3
- 125000003349 3-pyridyl group Chemical group N1=C([H])C([*])=C([H])C([H])=C1[H] 0.000 description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 3
- CURLTUGMZLYLDI-UHFFFAOYSA-N Carbon dioxide Chemical compound O=C=O CURLTUGMZLYLDI-UHFFFAOYSA-N 0.000 description 3
- 229920000858 Cyclodextrin Polymers 0.000 description 3
- OFOBLEOULBTSOW-UHFFFAOYSA-N Malonic acid Chemical compound OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 3
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 3
- CTQNGGLPUBDAKN-UHFFFAOYSA-N O-Xylene Chemical compound CC1=CC=CC=C1C CTQNGGLPUBDAKN-UHFFFAOYSA-N 0.000 description 3
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 3
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 3
- 239000007983 Tris buffer Substances 0.000 description 3
- 239000002111 antiemetic agent Substances 0.000 description 3
- 229940125683 antiemetic agent Drugs 0.000 description 3
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 3
- 229910000024 caesium carbonate Inorganic materials 0.000 description 3
- 125000004432 carbon atom Chemical group C* 0.000 description 3
- XGGTZCKQRWXCHW-WMTVXVAQSA-N casopitant Chemical compound C1([C@H]2C[C@H](CCN2C(=O)N(C)[C@H](C)C=2C=C(C=C(C=2)C(F)(F)F)C(F)(F)F)N2CCN(CC2)C(C)=O)=CC=C(F)C=C1C XGGTZCKQRWXCHW-WMTVXVAQSA-N 0.000 description 3
- 229960003778 casopitant Drugs 0.000 description 3
- 210000003169 central nervous system Anatomy 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 239000012153 distilled water Substances 0.000 description 3
- 239000002552 dosage form Substances 0.000 description 3
- 239000002895 emetic Substances 0.000 description 3
- 238000011156 evaluation Methods 0.000 description 3
- 125000000524 functional group Chemical group 0.000 description 3
- 210000001035 gastrointestinal tract Anatomy 0.000 description 3
- 238000002955 isolation Methods 0.000 description 3
- 230000007721 medicinal effect Effects 0.000 description 3
- 239000012046 mixed solvent Substances 0.000 description 3
- WAXQNWCZJDTGBU-UHFFFAOYSA-N netupitant Chemical compound C=1N=C(N2CCN(C)CC2)C=C(C=2C(=CC=CC=2)C)C=1N(C)C(=O)C(C)(C)C1=CC(C(F)(F)F)=CC(C(F)(F)F)=C1 WAXQNWCZJDTGBU-UHFFFAOYSA-N 0.000 description 3
- 229960005163 netupitant Drugs 0.000 description 3
- 239000000546 pharmaceutical excipient Substances 0.000 description 3
- 239000002953 phosphate buffered saline Substances 0.000 description 3
- 229910000027 potassium carbonate Inorganic materials 0.000 description 3
- 239000011698 potassium fluoride Substances 0.000 description 3
- 235000003270 potassium fluoride Nutrition 0.000 description 3
- 239000000047 product Substances 0.000 description 3
- 108090000623 proteins and genes Proteins 0.000 description 3
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 3
- 238000001525 receptor binding assay Methods 0.000 description 3
- 108091008146 restriction endonucleases Proteins 0.000 description 3
- 230000032258 transport Effects 0.000 description 3
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 3
- 239000013598 vector Substances 0.000 description 3
- 210000004916 vomit Anatomy 0.000 description 3
- 239000008096 xylene Substances 0.000 description 3
- MRXDGVXSWIXTQL-HYHFHBMOSA-N (2s)-2-[[(1s)-1-(2-amino-1,4,5,6-tetrahydropyrimidin-6-yl)-2-[[(2s)-4-methyl-1-oxo-1-[[(2s)-1-oxo-3-phenylpropan-2-yl]amino]pentan-2-yl]amino]-2-oxoethyl]carbamoylamino]-3-phenylpropanoic acid Chemical compound C([C@H](NC(=O)N[C@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC=1C=CC=CC=1)C=O)C1NC(N)=NCC1)C(O)=O)C1=CC=CC=C1 MRXDGVXSWIXTQL-HYHFHBMOSA-N 0.000 description 2
- XPNMCDYOYIKVGB-CONSDPRKSA-N (2s,3s)-2-benzhydryl-n-[(2-methoxy-5-propan-2-ylphenyl)methyl]-1-azabicyclo[2.2.2]octan-3-amine Chemical compound COC1=CC=C(C(C)C)C=C1CN[C@@H]1[C@H](C(C=2C=CC=CC=2)C=2C=CC=CC=2)N2CCC1CC2 XPNMCDYOYIKVGB-CONSDPRKSA-N 0.000 description 2
- XILNRORTJVDYRH-HKUYNNGSSA-N (2s,3s)-n-[[2-methoxy-5-[5-(trifluoromethyl)tetrazol-1-yl]phenyl]methyl]-2-phenylpiperidin-3-amine Chemical compound C1([C@@H]2NCCC[C@@H]2NCC2=CC(=CC=C2OC)N2C(=NN=N2)C(F)(F)F)=CC=CC=C1 XILNRORTJVDYRH-HKUYNNGSSA-N 0.000 description 2
- IQMLIVUHMSIOQP-UHFFFAOYSA-N (4-fluoro-2-methylphenyl)boronic acid Chemical compound CC1=CC(F)=CC=C1B(O)O IQMLIVUHMSIOQP-UHFFFAOYSA-N 0.000 description 2
- YEWJUWJKIVTCQS-UHFFFAOYSA-N (6-chloro-4-iodopyridin-3-yl)-methylcarbamic acid Chemical compound OC(=O)N(C)C1=CN=C(Cl)C=C1I YEWJUWJKIVTCQS-UHFFFAOYSA-N 0.000 description 2
- KZPYGQFFRCFCPP-UHFFFAOYSA-N 1,1'-bis(diphenylphosphino)ferrocene Chemical compound [Fe+2].C1=CC=C[C-]1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=C[C-]1P(C=1C=CC=CC=1)C1=CC=CC=C1 KZPYGQFFRCFCPP-UHFFFAOYSA-N 0.000 description 2
- MEKOFIRRDATTAG-UHFFFAOYSA-N 2,2,5,8-tetramethyl-3,4-dihydrochromen-6-ol Chemical compound C1CC(C)(C)OC2=C1C(C)=C(O)C=C2C MEKOFIRRDATTAG-UHFFFAOYSA-N 0.000 description 2
- HVHZEKKZMFRULH-UHFFFAOYSA-N 2,6-ditert-butyl-4-methylpyridine Chemical compound CC1=CC(C(C)(C)C)=NC(C(C)(C)C)=C1 HVHZEKKZMFRULH-UHFFFAOYSA-N 0.000 description 2
- ORLKRFYFNMCQIG-UHFFFAOYSA-N 2-[3,5-bis(trifluoromethyl)phenyl]-2-methylpropanoic acid Chemical compound OC(=O)C(C)(C)C1=CC(C(F)(F)F)=CC(C(F)(F)F)=C1 ORLKRFYFNMCQIG-UHFFFAOYSA-N 0.000 description 2
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 2
- DBVKXEMNXOYUHV-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-6-cyano-4-(2-methylphenyl)pyridin-2-yl]cyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1C#N)C1CCC(CC1)CC(=O)O)C1=C(C=CC=C1)C)(C)C)(F)F DBVKXEMNXOYUHV-UHFFFAOYSA-N 0.000 description 2
- CREHPTOKDGFHRP-UHFFFAOYSA-N 3-amino-4-bromo-6-chloropyridine-2-carbonitrile Chemical compound NC=1C(=NC(=CC=1Br)Cl)C#N CREHPTOKDGFHRP-UHFFFAOYSA-N 0.000 description 2
- UJFQSGICSKXDJD-UHFFFAOYSA-N 3-amino-6-chloro-4-(4-fluoro-2-methylphenyl)pyridine-2-carbonitrile Chemical compound NC=1C(=NC(=CC=1C1=C(C=C(C=C1)F)C)Cl)C#N UJFQSGICSKXDJD-UHFFFAOYSA-N 0.000 description 2
- GGQNLFCQZACXET-UHFFFAOYSA-N 3-amino-6-chloropyridine-2-carbonitrile Chemical compound NC1=CC=C(Cl)N=C1C#N GGQNLFCQZACXET-UHFFFAOYSA-N 0.000 description 2
- XVIHGTRTKQZJAC-UHFFFAOYSA-N 6-chloro-3-nitropyridine-2-carbonitrile Chemical compound [O-][N+](=O)C1=CC=C(Cl)N=C1C#N XVIHGTRTKQZJAC-UHFFFAOYSA-N 0.000 description 2
- SNJVPZQIAMHUNJ-UHFFFAOYSA-N 6-chloro-4-(4-fluoro-2-methylphenyl)-n-methylpyridin-3-amine Chemical compound CNC1=CN=C(Cl)C=C1C1=CC=C(F)C=C1C SNJVPZQIAMHUNJ-UHFFFAOYSA-N 0.000 description 2
- CXPYWWOVSVSFRO-UHFFFAOYSA-N 6-chloro-4-iodo-n-methylpyridin-3-amine Chemical compound CNC1=CN=C(Cl)C=C1I CXPYWWOVSVSFRO-UHFFFAOYSA-N 0.000 description 2
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical group [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 2
- USFZMSVCRYTOJT-UHFFFAOYSA-N Ammonium acetate Chemical compound N.CC(O)=O USFZMSVCRYTOJT-UHFFFAOYSA-N 0.000 description 2
- 239000005695 Ammonium acetate Substances 0.000 description 2
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 2
- 108010001478 Bacitracin Proteins 0.000 description 2
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Chemical compound CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 2
- PBOZOXHKUUNWGY-UHFFFAOYSA-N CC(C)(CNC(C(C#N)=NC(Cl)=C1)=C1C(C=C1)=C(C)C=C1F)C1=CC(C(F)(F)F)=CC(C(F)(F)F)=C1 Chemical compound CC(C)(CNC(C(C#N)=NC(Cl)=C1)=C1C(C=C1)=C(C)C=C1F)C1=CC(C(F)(F)F)=CC(C(F)(F)F)=C1 PBOZOXHKUUNWGY-UHFFFAOYSA-N 0.000 description 2
- OLVPQBGMUGIKIW-UHFFFAOYSA-N Chymostatin Natural products C=1C=CC=CC=1CC(C=O)NC(=O)C(C(C)CC)NC(=O)C(C1NC(N)=NCC1)NC(=O)NC(C(O)=O)CC1=CC=CC=C1 OLVPQBGMUGIKIW-UHFFFAOYSA-N 0.000 description 2
- 108010000543 Cytochrome P-450 CYP2C9 Proteins 0.000 description 2
- 102000002004 Cytochrome P-450 Enzyme System Human genes 0.000 description 2
- 108010015742 Cytochrome P-450 Enzyme System Proteins 0.000 description 2
- 102100029358 Cytochrome P450 2C9 Human genes 0.000 description 2
- 102000016928 DNA-directed DNA polymerase Human genes 0.000 description 2
- 108010014303 DNA-directed DNA polymerase Proteins 0.000 description 2
- 102000004190 Enzymes Human genes 0.000 description 2
- 108090000790 Enzymes Proteins 0.000 description 2
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 2
- 241000699694 Gerbillinae Species 0.000 description 2
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 2
- 239000007995 HEPES buffer Substances 0.000 description 2
- ZDXPYRJPNDTMRX-VKHMYHEASA-N L-glutamine Chemical compound OC(=O)[C@@H](N)CCC(N)=O ZDXPYRJPNDTMRX-VKHMYHEASA-N 0.000 description 2
- 229930182816 L-glutamine Natural products 0.000 description 2
- 239000006142 Luria-Bertani Agar Substances 0.000 description 2
- TWRXJAOTZQYOKJ-UHFFFAOYSA-L Magnesium chloride Chemical compound [Mg+2].[Cl-].[Cl-] TWRXJAOTZQYOKJ-UHFFFAOYSA-L 0.000 description 2
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 2
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 2
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical compound C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 description 2
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 2
- PCLIMKBDDGJMGD-UHFFFAOYSA-N N-bromosuccinimide Chemical compound BrN1C(=O)CCC1=O PCLIMKBDDGJMGD-UHFFFAOYSA-N 0.000 description 2
- 239000012124 Opti-MEM Substances 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 2
- 208000031649 Postoperative Nausea and Vomiting Diseases 0.000 description 2
- WCUXLLCKKVVCTQ-UHFFFAOYSA-M Potassium chloride Chemical compound [Cl-].[K+] WCUXLLCKKVVCTQ-UHFFFAOYSA-M 0.000 description 2
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 2
- 102100037346 Substance-P receptor Human genes 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- OKJPEAGHQZHRQV-UHFFFAOYSA-N Triiodomethane Natural products IC(I)I OKJPEAGHQZHRQV-UHFFFAOYSA-N 0.000 description 2
- DSVGQVZAZSZEEX-UHFFFAOYSA-N [C].[Pt] Chemical compound [C].[Pt] DSVGQVZAZSZEEX-UHFFFAOYSA-N 0.000 description 2
- 230000003187 abdominal effect Effects 0.000 description 2
- 239000011543 agarose gel Substances 0.000 description 2
- 235000019257 ammonium acetate Nutrition 0.000 description 2
- 229940043376 ammonium acetate Drugs 0.000 description 2
- 229910001870 ammonium persulfate Inorganic materials 0.000 description 2
- 229960000723 ampicillin Drugs 0.000 description 2
- AVKUERGKIZMTKX-NJBDSQKTSA-N ampicillin Chemical compound C1([C@@H](N)C(=O)N[C@H]2[C@H]3SC([C@@H](N3C2=O)C(O)=O)(C)C)=CC=CC=C1 AVKUERGKIZMTKX-NJBDSQKTSA-N 0.000 description 2
- 229960003071 bacitracin Drugs 0.000 description 2
- 229930184125 bacitracin Natural products 0.000 description 2
- CLKOFPXJLQSYAH-ABRJDSQDSA-N bacitracin A Chemical compound C1SC([C@@H](N)[C@@H](C)CC)=N[C@@H]1C(=O)N[C@@H](CC(C)C)C(=O)N[C@H](CCC(O)=O)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H]1C(=O)N[C@H](CCCN)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@H](CC=2C=CC=CC=2)C(=O)N[C@@H](CC=2N=CNC=2)C(=O)N[C@H](CC(O)=O)C(=O)N[C@@H](CC(N)=O)C(=O)NCCCC1 CLKOFPXJLQSYAH-ABRJDSQDSA-N 0.000 description 2
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 2
- 230000015572 biosynthetic process Effects 0.000 description 2
- YNHIGQDRGKUECZ-UHFFFAOYSA-L bis(triphenylphosphine)palladium(ii) dichloride Chemical compound [Cl-].[Cl-].[Pd+2].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 YNHIGQDRGKUECZ-UHFFFAOYSA-L 0.000 description 2
- 210000004369 blood Anatomy 0.000 description 2
- 239000008280 blood Substances 0.000 description 2
- 239000000872 buffer Substances 0.000 description 2
- 238000010531 catalytic reduction reaction Methods 0.000 description 2
- 238000004587 chromatography analysis Methods 0.000 description 2
- 108010086192 chymostatin Proteins 0.000 description 2
- GBRBMTNGQBKBQE-UHFFFAOYSA-L copper;diiodide Chemical compound I[Cu]I GBRBMTNGQBKBQE-UHFFFAOYSA-L 0.000 description 2
- 229960003957 dexamethasone Drugs 0.000 description 2
- UREBDLICKHMUKA-CXSFZGCWSA-N dexamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-CXSFZGCWSA-N 0.000 description 2
- BSHICDXRSZQYBP-UHFFFAOYSA-N dichloromethane;palladium(2+) Chemical compound [Pd+2].ClCCl BSHICDXRSZQYBP-UHFFFAOYSA-N 0.000 description 2
- 238000007865 diluting Methods 0.000 description 2
- XBDQKXXYIPTUBI-UHFFFAOYSA-N dimethylselenoniopropionate Natural products CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 2
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 2
- 231100000673 dose–response relationship Toxicity 0.000 description 2
- 238000001962 electrophoresis Methods 0.000 description 2
- 238000006911 enzymatic reaction Methods 0.000 description 2
- 229950000331 ezlopitant Drugs 0.000 description 2
- 239000012091 fetal bovine serum Substances 0.000 description 2
- 239000012634 fragment Substances 0.000 description 2
- 230000002496 gastric effect Effects 0.000 description 2
- 239000008103 glucose Substances 0.000 description 2
- 239000008187 granular material Substances 0.000 description 2
- 239000000411 inducer Substances 0.000 description 2
- 239000000543 intermediate Substances 0.000 description 2
- 238000001990 intravenous administration Methods 0.000 description 2
- 229910052740 iodine Inorganic materials 0.000 description 2
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 2
- 210000004731 jugular vein Anatomy 0.000 description 2
- 229930027917 kanamycin Natural products 0.000 description 2
- 229960000318 kanamycin Drugs 0.000 description 2
- SBUJHOSQTJFQJX-NOAMYHISSA-N kanamycin Chemical compound O[C@@H]1[C@@H](O)[C@H](O)[C@@H](CN)O[C@@H]1O[C@H]1[C@H](O)[C@@H](O[C@@H]2[C@@H]([C@@H](N)[C@H](O)[C@@H](CO)O2)O)[C@H](N)C[C@@H]1N SBUJHOSQTJFQJX-NOAMYHISSA-N 0.000 description 2
- 229930182823 kanamycin A Natural products 0.000 description 2
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 2
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 2
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 2
- CWWARWOPSKGELM-SARDKLJWSA-N methyl (2s)-2-[[(2s)-2-[[2-[[(2s)-2-[[(2s)-2-[[(2s)-5-amino-2-[[(2s)-5-amino-2-[[(2s)-1-[(2s)-6-amino-2-[[(2s)-1-[(2s)-2-amino-5-(diaminomethylideneamino)pentanoyl]pyrrolidine-2-carbonyl]amino]hexanoyl]pyrrolidine-2-carbonyl]amino]-5-oxopentanoyl]amino]-5 Chemical compound C([C@@H](C(=O)NCC(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(=O)OC)NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCCN)NC(=O)[C@H]1N(CCC1)C(=O)[C@@H](N)CCCN=C(N)N)C1=CC=CC=C1 CWWARWOPSKGELM-SARDKLJWSA-N 0.000 description 2
- DVSDBMFJEQPWNO-UHFFFAOYSA-N methyllithium Chemical compound C[Li] DVSDBMFJEQPWNO-UHFFFAOYSA-N 0.000 description 2
- 239000007758 minimum essential medium Substances 0.000 description 2
- BQJCRHHNABKAKU-KBQPJGBKSA-N morphine Chemical compound O([C@H]1[C@H](C=C[C@H]23)O)C4=C5[C@@]12CCN(C)[C@@H]3CC5=CC=C4O BQJCRHHNABKAKU-KBQPJGBKSA-N 0.000 description 2
- LXNAVEXFUKBNMK-UHFFFAOYSA-N palladium(II) acetate Substances [Pd].CC(O)=O.CC(O)=O LXNAVEXFUKBNMK-UHFFFAOYSA-N 0.000 description 2
- YJVFFLUZDVXJQI-UHFFFAOYSA-L palladium(ii) acetate Chemical compound [Pd+2].CC([O-])=O.CC([O-])=O YJVFFLUZDVXJQI-UHFFFAOYSA-L 0.000 description 2
- 239000002245 particle Substances 0.000 description 2
- YBYRMVIVWMBXKQ-UHFFFAOYSA-N phenylmethanesulfonyl fluoride Chemical compound FS(=O)(=O)CC1=CC=CC=C1 YBYRMVIVWMBXKQ-UHFFFAOYSA-N 0.000 description 2
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 2
- 230000000704 physical effect Effects 0.000 description 2
- 235000011056 potassium acetate Nutrition 0.000 description 2
- 238000011533 pre-incubation Methods 0.000 description 2
- 235000018102 proteins Nutrition 0.000 description 2
- 102000004169 proteins and genes Human genes 0.000 description 2
- 150000003222 pyridines Chemical class 0.000 description 2
- 238000004445 quantitative analysis Methods 0.000 description 2
- 238000006722 reduction reaction Methods 0.000 description 2
- 230000028327 secretion Effects 0.000 description 2
- 210000002966 serum Anatomy 0.000 description 2
- 229960005322 streptomycin Drugs 0.000 description 2
- UCSJYZPVAKXKNQ-HZYVHMACSA-N streptomycin Chemical compound CN[C@H]1[C@H](O)[C@@H](O)[C@H](CO)O[C@H]1O[C@@H]1[C@](C=O)(O)[C@H](C)O[C@H]1O[C@@H]1[C@@H](NC(N)=N)[C@H](O)[C@@H](NC(N)=N)[C@H](O)[C@H]1O UCSJYZPVAKXKNQ-HZYVHMACSA-N 0.000 description 2
- 125000001424 substituent group Chemical group 0.000 description 2
- 239000006228 supernatant Substances 0.000 description 2
- YCBOUHLCYYKTFG-UHFFFAOYSA-N tert-butyl n-(6-chloro-4-iodopyridin-3-yl)carbamate Chemical compound CC(C)(C)OC(=O)NC1=CN=C(Cl)C=C1I YCBOUHLCYYKTFG-UHFFFAOYSA-N 0.000 description 2
- 238000010998 test method Methods 0.000 description 2
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 2
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 2
- 238000001890 transfection Methods 0.000 description 2
- 229950005485 vofopitant Drugs 0.000 description 2
- NSJVYHOPHZMZPN-UHFFFAOYSA-N (2-methylphenyl)boronic acid Chemical compound CC1=CC=CC=C1B(O)O NSJVYHOPHZMZPN-UHFFFAOYSA-N 0.000 description 1
- SBBYBXSFWOLDDG-JLTOFOAXSA-N (2s)-n-[(1r)-1-[3,5-bis(trifluoromethyl)phenyl]ethyl]-2-(4-fluoro-2-methylphenyl)-n-methylpiperazine-1-carboxamide Chemical compound C1([C@H]2CNCCN2C(=O)N(C)[C@H](C)C=2C=C(C=C(C=2)C(F)(F)F)C(F)(F)F)=CC=C(F)C=C1C SBBYBXSFWOLDDG-JLTOFOAXSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- VJNYTMGAKLYZRS-AATRIKPKSA-N (e)-n,n,n',n'-tetramethylethene-1,2-diamine Chemical compound CN(C)\C=C\N(C)C VJNYTMGAKLYZRS-AATRIKPKSA-N 0.000 description 1
- WURBVZBTWMNKQT-UHFFFAOYSA-N 1-(4-chlorophenoxy)-3,3-dimethyl-1-(1,2,4-triazol-1-yl)butan-2-one Chemical compound C1=NC=NN1C(C(=O)C(C)(C)C)OC1=CC=C(Cl)C=C1 WURBVZBTWMNKQT-UHFFFAOYSA-N 0.000 description 1
- 125000004066 1-hydroxyethyl group Chemical group [H]OC([H])([*])C([H])([H])[H] 0.000 description 1
- 238000005160 1H NMR spectroscopy Methods 0.000 description 1
- SHCWQWRTKPNTEM-UHFFFAOYSA-N 2,6-dichloro-3-nitropyridine Chemical compound [O-][N+](=O)C1=CC=C(Cl)N=C1Cl SHCWQWRTKPNTEM-UHFFFAOYSA-N 0.000 description 1
- QNZFUMVTUFOLRT-UHFFFAOYSA-N 2-(cyclohexen-1-yl)-4,4,5,5-tetramethyl-1,3,2-dioxaborolane Chemical compound O1C(C)(C)C(C)(C)OB1C1=CCCCC1 QNZFUMVTUFOLRT-UHFFFAOYSA-N 0.000 description 1
- JBRJQDSGOYMQEW-UHFFFAOYSA-N 2-[3,5-bis(trifluoromethyl)phenyl]-2-methyl-3-phenylmethoxypropanoic acid Chemical compound C(C1=CC=CC=C1)OCC(C(=O)O)(C)C1=CC(=CC(=C1)C(F)(F)F)C(F)(F)F JBRJQDSGOYMQEW-UHFFFAOYSA-N 0.000 description 1
- BVTFVMQZCWVDCU-UHFFFAOYSA-N 2-[3-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]-3-methylcyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1(CC(CCC1)CC(=O)O)C)C1=C(C=C(C=C1)F)C)(C)C)(F)F BVTFVMQZCWVDCU-UHFFFAOYSA-N 0.000 description 1
- LVGSJQQRJIEUKE-UHFFFAOYSA-N 2-[3-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1CC(CCC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F LVGSJQQRJIEUKE-UHFFFAOYSA-N 0.000 description 1
- DCQPMDQDSOPZKB-UHFFFAOYSA-N 2-[4-(4,4,5,5-tetramethyl-1,3,2-dioxaborolan-2-yl)cyclohex-3-en-1-yl]acetic acid Chemical compound O1C(C)(C)C(C)(C)OB1C1=CCC(CC(O)=O)CC1 DCQPMDQDSOPZKB-UHFFFAOYSA-N 0.000 description 1
- XSCZIVLDSMLQFW-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxo-4-phenylmethoxybutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohex-3-en-1-yl]acetic acid Chemical compound C(C1=CC=CC=C1)OCC(C(=O)CNC=1C(=CC(=NC=1)C1=CCC(CC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C1=CC(=CC(=C1)C(F)(F)F)C(F)(F)F XSCZIVLDSMLQFW-UHFFFAOYSA-N 0.000 description 1
- ATZPOAGSMGQIFV-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(2-methylphenyl)pyridin-2-yl]cyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1CCC(CC1)CC(=O)O)C1=C(C=CC=C1)C)(C)C)(F)F ATZPOAGSMGQIFV-UHFFFAOYSA-N 0.000 description 1
- IWAJMLIZNOJZSY-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)-6-(hydroxymethyl)pyridin-2-yl]cyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1CO)C1CCC(CC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F IWAJMLIZNOJZSY-UHFFFAOYSA-N 0.000 description 1
- WQEJONYQWVURQR-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)-6-methylpyridin-2-yl]cyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1C)C1CCC(CC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F WQEJONYQWVURQR-UHFFFAOYSA-N 0.000 description 1
- KCJPMZADJCJVIW-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]-1-hydroxycyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1CCC(CC1)(O)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F KCJPMZADJCJVIW-UHFFFAOYSA-N 0.000 description 1
- PZHSLUGWXQMMNG-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]-1-methylcyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1CCC(CC1)(C)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F PZHSLUGWXQMMNG-UHFFFAOYSA-N 0.000 description 1
- DPZCIPHPFBOVDM-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexyl]propanoic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1CCC(CC1)C(C(=O)O)C)C1=C(C=C(C=C1)F)C)(C)C)(F)F DPZCIPHPFBOVDM-UHFFFAOYSA-N 0.000 description 1
- CDWCEMOCYNHOKY-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-6-chloro-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1Cl)C1CCC(CC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F CDWCEMOCYNHOKY-UHFFFAOYSA-N 0.000 description 1
- KMOKXESKIPCASK-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-6-cyano-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1C#N)C1CCC(CC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F KMOKXESKIPCASK-UHFFFAOYSA-N 0.000 description 1
- JLQNLUKMCJGQRQ-UHFFFAOYSA-N 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-4-hydroxy-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexyl]acetic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1CCC(CC1)CC(=O)O)C1=C(C=C(C=C1)F)C)(CO)C)(F)F JLQNLUKMCJGQRQ-UHFFFAOYSA-N 0.000 description 1
- DVQMPWOLBFKUMM-UHFFFAOYSA-M 2-diethoxyphosphorylacetate Chemical compound CCOP(=O)(CC([O-])=O)OCC DVQMPWOLBFKUMM-UHFFFAOYSA-M 0.000 description 1
- 125000000954 2-hydroxyethyl group Chemical group [H]C([*])([H])C([H])([H])O[H] 0.000 description 1
- RYLUIKHLDWWZFO-UHFFFAOYSA-N 3-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexyl]propanoic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1CCC(CC1)CCC(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F RYLUIKHLDWWZFO-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- NHQDETIJWKXCTC-UHFFFAOYSA-N 3-chloroperbenzoic acid Chemical compound OOC(=O)C1=CC=CC(Cl)=C1 NHQDETIJWKXCTC-UHFFFAOYSA-N 0.000 description 1
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 1
- TVALPBGGKJPQPW-UHFFFAOYSA-N 4-(4,4,5,5-tetramethyl-1,3,2-dioxaborolan-2-yl)cyclohex-3-ene-1-carboxylic acid Chemical compound O1C(C)(C)C(C)(C)OB1C1=CCC(C(O)=O)CC1 TVALPBGGKJPQPW-UHFFFAOYSA-N 0.000 description 1
- RLEVLAKTIXSQDE-UHFFFAOYSA-N 4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexane-1-carboxylic acid Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1CCC(CC1)C(=O)O)C1=C(C=C(C=C1)F)C)(C)C)(F)F RLEVLAKTIXSQDE-UHFFFAOYSA-N 0.000 description 1
- FWMNVWWHGCHHJJ-SKKKGAJSSA-N 4-amino-1-[(2r)-6-amino-2-[[(2r)-2-[[(2r)-2-[[(2r)-2-amino-3-phenylpropanoyl]amino]-3-phenylpropanoyl]amino]-4-methylpentanoyl]amino]hexanoyl]piperidine-4-carboxylic acid Chemical compound C([C@H](C(=O)N[C@H](CC(C)C)C(=O)N[C@H](CCCCN)C(=O)N1CCC(N)(CC1)C(O)=O)NC(=O)[C@H](N)CC=1C=CC=CC=1)C1=CC=CC=C1 FWMNVWWHGCHHJJ-SKKKGAJSSA-N 0.000 description 1
- VTXJZEPMNSPTIC-UHFFFAOYSA-N 6-chloro-n-methyl-4-(2-methylphenyl)pyridin-3-amine Chemical compound CNC1=CN=C(Cl)C=C1C1=CC=CC=C1C VTXJZEPMNSPTIC-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- 208000007848 Alcoholism Diseases 0.000 description 1
- 208000019901 Anxiety disease Diseases 0.000 description 1
- 239000004475 Arginine Substances 0.000 description 1
- 238000000035 BCA protein assay Methods 0.000 description 1
- 239000005711 Benzoic acid Substances 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical group [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- VIZSJCITDQWVOB-UHFFFAOYSA-N CC(C(=O)O)(C)C1CC=C(CC1)B1OC(C(O1)(C)C)(C)C Chemical compound CC(C(=O)O)(C)C1CC=C(CC1)B1OC(C(O1)(C)C)(C)C VIZSJCITDQWVOB-UHFFFAOYSA-N 0.000 description 1
- CFHYOXFNBNBRIP-UHFFFAOYSA-N CC1C2(C3CC2C2)C4C2CC3C1C4 Chemical compound CC1C2(C3CC2C2)C4C2CC3C1C4 CFHYOXFNBNBRIP-UHFFFAOYSA-N 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- 206010009900 Colitis ulcerative Diseases 0.000 description 1
- 206010011224 Cough Diseases 0.000 description 1
- IGXWBGJHJZYPQS-SSDOTTSWSA-N D-Luciferin Chemical compound OC(=O)[C@H]1CSC(C=2SC3=CC=C(O)C=C3N=2)=N1 IGXWBGJHJZYPQS-SSDOTTSWSA-N 0.000 description 1
- KDXKERNSBIXSRK-RXMQYKEDSA-N D-lysine Chemical compound NCCCC[C@@H](N)C(O)=O KDXKERNSBIXSRK-RXMQYKEDSA-N 0.000 description 1
- 230000004568 DNA-binding Effects 0.000 description 1
- CYCGRDQQIOGCKX-UHFFFAOYSA-N Dehydro-luciferin Natural products OC(=O)C1=CSC(C=2SC3=CC(O)=CC=C3N=2)=N1 CYCGRDQQIOGCKX-UHFFFAOYSA-N 0.000 description 1
- 206010012438 Dermatitis atopic Diseases 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- 239000006144 Dulbecco’s modified Eagle's medium Substances 0.000 description 1
- KCXVZYZYPLLWCC-UHFFFAOYSA-N EDTA Chemical compound OC(=O)CN(CC(O)=O)CCN(CC(O)=O)CC(O)=O KCXVZYZYPLLWCC-UHFFFAOYSA-N 0.000 description 1
- 101150064205 ESR1 gene Proteins 0.000 description 1
- QZUWJYSJTUNAFE-UHFFFAOYSA-N FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1=CCC(CC1)C(C(=O)O)(C)C)C1=C(C=C(C=C1)F)C)(C)C)(F)F Chemical compound FC(C=1C=C(C=C(C=1)C(F)(F)F)C(C(=O)CNC=1C(=CC(=NC=1)C1=CCC(CC1)C(C(=O)O)(C)C)C1=C(C=C(C=C1)F)C)(C)C)(F)F QZUWJYSJTUNAFE-UHFFFAOYSA-N 0.000 description 1
- BJGNCJDXODQBOB-UHFFFAOYSA-N Fivefly Luciferin Natural products OC(=O)C1CSC(C=2SC3=CC(O)=CC=C3N=2)=N1 BJGNCJDXODQBOB-UHFFFAOYSA-N 0.000 description 1
- OUVXYXNWSVIOSJ-UHFFFAOYSA-N Fluo-4 Chemical compound CC1=CC=C(N(CC(O)=O)CC(O)=O)C(OCCOC=2C(=CC=C(C=2)C2=C3C=C(F)C(=O)C=C3OC3=CC(O)=C(F)C=C32)N(CC(O)=O)CC(O)=O)=C1 OUVXYXNWSVIOSJ-UHFFFAOYSA-N 0.000 description 1
- 108010041652 GR 73632 Proteins 0.000 description 1
- WHUUTDBJXJRKMK-UHFFFAOYSA-N Glutamic acid Natural products OC(=O)C(N)CCC(O)=O WHUUTDBJXJRKMK-UHFFFAOYSA-N 0.000 description 1
- 101000745711 Homo sapiens Cytochrome P450 3A4 Proteins 0.000 description 1
- 101000831616 Homo sapiens Protachykinin-1 Proteins 0.000 description 1
- 206010020853 Hypertonic bladder Diseases 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- XEEYBQQBJWHFJM-UHFFFAOYSA-N Iron Chemical compound [Fe] XEEYBQQBJWHFJM-UHFFFAOYSA-N 0.000 description 1
- ODKSFYDXXFIFQN-BYPYZUCNSA-P L-argininium(2+) Chemical compound NC(=[NH2+])NCCC[C@H]([NH3+])C(O)=O ODKSFYDXXFIFQN-BYPYZUCNSA-P 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 1
- KDXKERNSBIXSRK-YFKPBYRVSA-N L-lysine Chemical compound NCCCC[C@H](N)C(O)=O KDXKERNSBIXSRK-YFKPBYRVSA-N 0.000 description 1
- DDWFXDSYGUXRAY-UHFFFAOYSA-N Luciferin Natural products CCc1c(C)c(CC2NC(=O)C(=C2C=C)C)[nH]c1Cc3[nH]c4C(=C5/NC(CC(=O)O)C(C)C5CC(=O)O)CC(=O)c4c3C DDWFXDSYGUXRAY-UHFFFAOYSA-N 0.000 description 1
- 239000004472 Lysine Substances 0.000 description 1
- KDXKERNSBIXSRK-UHFFFAOYSA-N Lysine Natural products NCCCCC(N)C(O)=O KDXKERNSBIXSRK-UHFFFAOYSA-N 0.000 description 1
- 229910021380 Manganese Chloride Inorganic materials 0.000 description 1
- GLFNIEUTAYBVOC-UHFFFAOYSA-L Manganese chloride Chemical compound Cl[Mn]Cl GLFNIEUTAYBVOC-UHFFFAOYSA-L 0.000 description 1
- 241001465754 Metazoa Species 0.000 description 1
- 208000019695 Migraine disease Diseases 0.000 description 1
- MBBZMMPHUWSWHV-BDVNFPICSA-N N-methylglucamine Chemical compound CNC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO MBBZMMPHUWSWHV-BDVNFPICSA-N 0.000 description 1
- XJLXINKUBYWONI-NNYOXOHSSA-N NADP zwitterion Chemical compound NC(=O)C1=CC=C[N+]([C@H]2[C@@H]([C@H](O)[C@@H](COP([O-])(=O)OP(O)(=O)OC[C@@H]3[C@H]([C@@H](OP(O)(O)=O)[C@@H](O3)N3C4=NC=NC(N)=C4N=C3)O)O2)O)=C1 XJLXINKUBYWONI-NNYOXOHSSA-N 0.000 description 1
- ACFIXJIJDZMPPO-NNYOXOHSSA-N NADPH Chemical compound C1=CCC(C(=O)N)=CN1[C@H]1[C@H](O)[C@H](O)[C@@H](COP(O)(=O)OP(O)(=O)OC[C@@H]2[C@H]([C@@H](OP(O)(O)=O)[C@@H](O2)N2C3=NC=NC(N)=C3N=C2)O)O1 ACFIXJIJDZMPPO-NNYOXOHSSA-N 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 208000009722 Overactive Urinary Bladder Diseases 0.000 description 1
- 208000002193 Pain Diseases 0.000 description 1
- 229930182555 Penicillin Natural products 0.000 description 1
- JGSARLDLIJGVTE-MBNYWOFBSA-N Penicillin G Chemical compound N([C@H]1[C@H]2SC([C@@H](N2C1=O)C(O)=O)(C)C)C(=O)CC1=CC=CC=C1 JGSARLDLIJGVTE-MBNYWOFBSA-N 0.000 description 1
- ZPHBZEQOLSRPAK-UHFFFAOYSA-N Phosphoramidon Natural products C=1NC2=CC=CC=C2C=1CC(C(O)=O)NC(=O)C(CC(C)C)NP(O)(=O)OC1OC(C)C(O)C(O)C1O ZPHBZEQOLSRPAK-UHFFFAOYSA-N 0.000 description 1
- 229920002873 Polyethylenimine Polymers 0.000 description 1
- 208000003251 Pruritus Diseases 0.000 description 1
- 201000004681 Psoriasis Diseases 0.000 description 1
- 206010041250 Social phobia Diseases 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-N Succinic acid Natural products OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- 208000009205 Tinnitus Diseases 0.000 description 1
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 1
- 201000006704 Ulcerative Colitis Diseases 0.000 description 1
- 206010046543 Urinary incontinence Diseases 0.000 description 1
- GLYOPNLBKCBTMI-UHFFFAOYSA-N [2-chloro-2-(1-chloro-2-phenylethoxy)ethyl]benzene Chemical compound C=1C=CC=CC=1CC(Cl)OC(Cl)CC1=CC=CC=C1 GLYOPNLBKCBTMI-UHFFFAOYSA-N 0.000 description 1
- 238000010521 absorption reaction Methods 0.000 description 1
- KXKVLQRXCPHEJC-UHFFFAOYSA-N acetic acid trimethyl ester Natural products COC(C)=O KXKVLQRXCPHEJC-UHFFFAOYSA-N 0.000 description 1
- CPESXDXXTZIARE-UHFFFAOYSA-N acetic acid;cyclohexene Chemical compound CC(O)=O.C1CCC=CC1 CPESXDXXTZIARE-UHFFFAOYSA-N 0.000 description 1
- 239000000556 agonist Substances 0.000 description 1
- 201000007930 alcohol dependence Diseases 0.000 description 1
- 150000001336 alkenes Chemical class 0.000 description 1
- 125000005189 alkyl hydroxy group Chemical group 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 150000001413 amino acids Chemical group 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-N ammonia Natural products N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 1
- 239000003242 anti bacterial agent Substances 0.000 description 1
- 229940088710 antibiotic agent Drugs 0.000 description 1
- 230000036506 anxiety Effects 0.000 description 1
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 1
- 235000003704 aspartic acid Nutrition 0.000 description 1
- 208000006673 asthma Diseases 0.000 description 1
- 201000008937 atopic dermatitis Diseases 0.000 description 1
- 210000003050 axon Anatomy 0.000 description 1
- JUHORIMYRDESRB-UHFFFAOYSA-N benzathine Chemical compound C=1C=CC=CC=1CNCCNCC1=CC=CC=C1 JUHORIMYRDESRB-UHFFFAOYSA-N 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-N benzenesulfonic acid Chemical compound OS(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-N 0.000 description 1
- 229940092714 benzenesulfonic acid Drugs 0.000 description 1
- 235000010233 benzoic acid Nutrition 0.000 description 1
- OQFSQFPPLPISGP-UHFFFAOYSA-N beta-carboxyaspartic acid Natural products OC(=O)C(N)C(C(O)=O)C(O)=O OQFSQFPPLPISGP-UHFFFAOYSA-N 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- IPWKHHSGDUIRAH-UHFFFAOYSA-N bis(pinacolato)diboron Chemical compound O1C(C)(C)C(C)(C)OB1B1OC(C)(C)C(C)(C)O1 IPWKHHSGDUIRAH-UHFFFAOYSA-N 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- KDYFGRWQOYBRFD-NUQCWPJISA-N butanedioic acid Chemical compound O[14C](=O)CC[14C](O)=O KDYFGRWQOYBRFD-NUQCWPJISA-N 0.000 description 1
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 159000000007 calcium salts Chemical class 0.000 description 1
- 239000002775 capsule Substances 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-N carbonic acid Chemical compound OC(O)=O BVKZGUZCCUSVTD-UHFFFAOYSA-N 0.000 description 1
- 238000005119 centrifugation Methods 0.000 description 1
- 210000004289 cerebral ventricle Anatomy 0.000 description 1
- 238000000451 chemical ionisation Methods 0.000 description 1
- 239000003153 chemical reaction reagent Substances 0.000 description 1
- 108091008690 chemoreceptors Proteins 0.000 description 1
- 229910052801 chlorine Inorganic materials 0.000 description 1
- 125000001309 chloro group Chemical group Cl* 0.000 description 1
- IJOOHPMOJXWVHK-UHFFFAOYSA-N chlorotrimethylsilane Chemical compound C[Si](C)(C)Cl IJOOHPMOJXWVHK-UHFFFAOYSA-N 0.000 description 1
- OEYIOHPDSNJKLS-UHFFFAOYSA-N choline Chemical compound C[N+](C)(C)CCO OEYIOHPDSNJKLS-UHFFFAOYSA-N 0.000 description 1
- 229960001231 choline Drugs 0.000 description 1
- 235000015165 citric acid Nutrition 0.000 description 1
- 238000010367 cloning Methods 0.000 description 1
- 230000000052 comparative effect Effects 0.000 description 1
- 239000002299 complementary DNA Substances 0.000 description 1
- 238000006482 condensation reaction Methods 0.000 description 1
- 230000008602 contraction Effects 0.000 description 1
- DOBRDRYODQBAMW-UHFFFAOYSA-N copper(i) cyanide Chemical compound [Cu+].N#[C-] DOBRDRYODQBAMW-UHFFFAOYSA-N 0.000 description 1
- 239000003246 corticosteroid Substances 0.000 description 1
- 229960001334 corticosteroids Drugs 0.000 description 1
- 238000002425 crystallisation Methods 0.000 description 1
- 230000008025 crystallization Effects 0.000 description 1
- WVSCRRLWRRANJY-UHFFFAOYSA-N cyclohexen-1-yl trifluoromethanesulfonate Chemical compound FC(F)(F)S(=O)(=O)OC1=CCCCC1 WVSCRRLWRRANJY-UHFFFAOYSA-N 0.000 description 1
- NXQGGXCHGDYOHB-UHFFFAOYSA-L cyclopenta-1,4-dien-1-yl(diphenyl)phosphane;dichloropalladium;iron(2+) Chemical compound [Fe+2].Cl[Pd]Cl.[CH-]1C=CC(P(C=2C=CC=CC=2)C=2C=CC=CC=2)=C1.[CH-]1C=CC(P(C=2C=CC=CC=2)C=2C=CC=CC=2)=C1 NXQGGXCHGDYOHB-UHFFFAOYSA-L 0.000 description 1
- GVRWIAHBVAYKIZ-UHFFFAOYSA-N dec-3-ene Chemical compound CCCCCCC=CCC GVRWIAHBVAYKIZ-UHFFFAOYSA-N 0.000 description 1
- 238000010511 deprotection reaction Methods 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- LOKCTEFSRHRXRJ-UHFFFAOYSA-I dipotassium trisodium dihydrogen phosphate hydrogen phosphate dichloride Chemical compound P(=O)(O)(O)[O-].[K+].P(=O)(O)([O-])[O-].[Na+].[Na+].[Cl-].[K+].[Cl-].[Na+] LOKCTEFSRHRXRJ-UHFFFAOYSA-I 0.000 description 1
- 201000010099 disease Diseases 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- 208000035475 disorder Diseases 0.000 description 1
- 239000002270 dispersing agent Substances 0.000 description 1
- 238000004090 dissolution Methods 0.000 description 1
- 238000001647 drug administration Methods 0.000 description 1
- 238000000132 electrospray ionisation Methods 0.000 description 1
- 230000008030 elimination Effects 0.000 description 1
- 238000003379 elimination reaction Methods 0.000 description 1
- 239000003995 emulsifying agent Substances 0.000 description 1
- ANDMXRJTAVKUQX-UHFFFAOYSA-N ethyl 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexyl]acetate Chemical compound C(C)OC(CC1CCC(CC1)C1=NC=C(C(=C1)C1=C(C=C(C=C1)F)C)NCC(C(C)(C)C1=CC(=CC(=C1)C(F)(F)F)C(F)(F)F)=O)=O ANDMXRJTAVKUQX-UHFFFAOYSA-N 0.000 description 1
- BVSRWCMAJISCTD-UHFFFAOYSA-N ethyl 2-diethoxyphosphorylpropanoate Chemical compound CCOC(=O)C(C)P(=O)(OCC)OCC BVSRWCMAJISCTD-UHFFFAOYSA-N 0.000 description 1
- KSROPGDPQBRYHS-UHFFFAOYSA-N ethyl 4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(4-fluoro-2-methylphenyl)pyridin-2-yl]cyclohexane-1-carboxylate Chemical compound C(C)OC(=O)C1CCC(CC1)C1=NC=C(C(=C1)C1=C(C=C(C=C1)F)C)NCC(C(C)(C)C1=CC(=CC(=C1)C(F)(F)F)C(F)(F)F)=O KSROPGDPQBRYHS-UHFFFAOYSA-N 0.000 description 1
- ZXYAWONOWHSQRU-UHFFFAOYSA-N ethyl 4-oxocyclohexanecarboxylate Chemical compound CCOC(=O)C1CCC(=O)CC1 ZXYAWONOWHSQRU-UHFFFAOYSA-N 0.000 description 1
- BYNLHLLOIZDKIC-UHFFFAOYSA-N ethyl cyclohex-3-ene-1-carboxylate Chemical compound CCOC(=O)C1CCC=CC1 BYNLHLLOIZDKIC-UHFFFAOYSA-N 0.000 description 1
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 230000001747 exhibiting effect Effects 0.000 description 1
- 239000013604 expression vector Substances 0.000 description 1
- 210000003191 femoral vein Anatomy 0.000 description 1
- 235000019253 formic acid Nutrition 0.000 description 1
- 210000004055 fourth ventricle Anatomy 0.000 description 1
- 238000007710 freezing Methods 0.000 description 1
- 230000008014 freezing Effects 0.000 description 1
- 239000001530 fumaric acid Substances 0.000 description 1
- 235000011087 fumaric acid Nutrition 0.000 description 1
- 239000011521 glass Substances 0.000 description 1
- 239000004220 glutamic acid Substances 0.000 description 1
- 235000013922 glutamic acid Nutrition 0.000 description 1
- 238000000265 homogenisation Methods 0.000 description 1
- 102000044284 human CYP3A4 Human genes 0.000 description 1
- 102000056136 human TACR1 Human genes 0.000 description 1
- 150000002431 hydrogen Chemical class 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- 229940071870 hydroiodic acid Drugs 0.000 description 1
- 206010020718 hyperplasia Diseases 0.000 description 1
- 238000001727 in vivo Methods 0.000 description 1
- 238000011534 incubation Methods 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 239000003978 infusion fluid Substances 0.000 description 1
- 150000007529 inorganic bases Chemical class 0.000 description 1
- 229910052500 inorganic mineral Inorganic materials 0.000 description 1
- 239000011630 iodine Substances 0.000 description 1
- 208000002551 irritable bowel syndrome Diseases 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 210000003734 kidney Anatomy 0.000 description 1
- 239000004310 lactic acid Substances 0.000 description 1
- 235000014655 lactic acid Nutrition 0.000 description 1
- 238000002350 laparotomy Methods 0.000 description 1
- 239000010410 layer Substances 0.000 description 1
- 239000003446 ligand Substances 0.000 description 1
- 229910003002 lithium salt Inorganic materials 0.000 description 1
- 159000000002 lithium salts Chemical class 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 229910001629 magnesium chloride Inorganic materials 0.000 description 1
- 159000000003 magnesium salts Chemical class 0.000 description 1
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 1
- 235000019341 magnesium sulphate Nutrition 0.000 description 1
- 238000012423 maintenance Methods 0.000 description 1
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- 239000011565 manganese chloride Substances 0.000 description 1
- 235000002867 manganese chloride Nutrition 0.000 description 1
- 229940099607 manganese chloride Drugs 0.000 description 1
- 238000004949 mass spectrometry Methods 0.000 description 1
- 238000000691 measurement method Methods 0.000 description 1
- 230000010534 mechanism of action Effects 0.000 description 1
- 230000001404 mediated effect Effects 0.000 description 1
- 210000001767 medulla oblongata Anatomy 0.000 description 1
- 230000028161 membrane depolarization Effects 0.000 description 1
- 230000004060 metabolic process Effects 0.000 description 1
- UKVIEHSSVKSQBA-UHFFFAOYSA-N methane;palladium Chemical compound C.[Pd] UKVIEHSSVKSQBA-UHFFFAOYSA-N 0.000 description 1
- RPNNPZHFJPXFQS-UHFFFAOYSA-N methane;rhodium Chemical compound C.[Rh] RPNNPZHFJPXFQS-UHFFFAOYSA-N 0.000 description 1
- 229940098779 methanesulfonic acid Drugs 0.000 description 1
- ZACMETZUUYXPIC-UHFFFAOYSA-N methyl 2-[3,5-bis(trifluoromethyl)phenyl]propanoate Chemical compound COC(=O)C(C)C1=CC(C(F)(F)F)=CC(C(F)(F)F)=C1 ZACMETZUUYXPIC-UHFFFAOYSA-N 0.000 description 1
- DAUJEARYCZKDDT-UHFFFAOYSA-N methyl 2-[4-[5-[[3-[3,5-bis(trifluoromethyl)phenyl]-3-methyl-2-oxobutyl]amino]-4-(2-methylphenyl)pyridin-2-yl]cyclohexyl]acetate Chemical compound COC(CC1CCC(CC1)C1=NC=C(C(=C1)C1=C(C=CC=C1)C)NCC(C(C)(C)C1=CC(=CC(=C1)C(F)(F)F)C(F)(F)F)=O)=O DAUJEARYCZKDDT-UHFFFAOYSA-N 0.000 description 1
- SIGOIUCRXKUEIG-UHFFFAOYSA-N methyl 2-dimethoxyphosphorylacetate Chemical compound COC(=O)CP(=O)(OC)OC SIGOIUCRXKUEIG-UHFFFAOYSA-N 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 206010027599 migraine Diseases 0.000 description 1
- 235000010755 mineral Nutrition 0.000 description 1
- 239000011707 mineral Substances 0.000 description 1
- 239000011259 mixed solution Substances 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 150000004682 monohydrates Chemical class 0.000 description 1
- 229960005181 morphine Drugs 0.000 description 1
- 201000003152 motion sickness Diseases 0.000 description 1
- QKYWADPCTHTJHQ-UHFFFAOYSA-N n,2-dimethylpropan-1-amine Chemical compound CNCC(C)C QKYWADPCTHTJHQ-UHFFFAOYSA-N 0.000 description 1
- 229930027945 nicotinamide-adenine dinucleotide Natural products 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- FBUKVWPVBMHYJY-UHFFFAOYSA-N nonanoic acid Chemical compound CCCCCCCCC(O)=O FBUKVWPVBMHYJY-UHFFFAOYSA-N 0.000 description 1
- 230000009871 nonspecific binding Effects 0.000 description 1
- 238000000655 nuclear magnetic resonance spectrum Methods 0.000 description 1
- 238000010899 nucleation Methods 0.000 description 1
- 239000002674 ointment Substances 0.000 description 1
- JRZJOMJEPLMPRA-UHFFFAOYSA-N olefin Natural products CCCCCCCC=C JRZJOMJEPLMPRA-UHFFFAOYSA-N 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 208000020629 overactive bladder Diseases 0.000 description 1
- 235000006408 oxalic acid Nutrition 0.000 description 1
- 230000036407 pain Effects 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 230000037361 pathway Effects 0.000 description 1
- 229940049954 penicillin Drugs 0.000 description 1
- 230000000737 periodic effect Effects 0.000 description 1
- 108010072906 phosphoramidon Proteins 0.000 description 1
- BWSDNRQVTFZQQD-AYVHNPTNSA-N phosphoramidon Chemical compound O([P@@](O)(=O)N[C@H](CC(C)C)C(=O)N[C@H](CC=1[C]2C=CC=CC2=NC=1)C(O)=O)[C@H]1O[C@@H](C)[C@H](O)[C@@H](O)[C@@H]1O BWSDNRQVTFZQQD-AYVHNPTNSA-N 0.000 description 1
- 230000036470 plasma concentration Effects 0.000 description 1
- XAEFZNCEHLXOMS-UHFFFAOYSA-M potassium benzoate Chemical compound [K+].[O-]C(=O)C1=CC=CC=C1 XAEFZNCEHLXOMS-UHFFFAOYSA-M 0.000 description 1
- IUBQJLUDMLPAGT-UHFFFAOYSA-N potassium bis(trimethylsilyl)amide Chemical compound C[Si](C)(C)N([K])[Si](C)(C)C IUBQJLUDMLPAGT-UHFFFAOYSA-N 0.000 description 1
- 239000001103 potassium chloride Substances 0.000 description 1
- 235000011164 potassium chloride Nutrition 0.000 description 1
- 239000008057 potassium phosphate buffer Substances 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 238000002953 preparative HPLC Methods 0.000 description 1
- 238000004262 preparative liquid chromatography Methods 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- DBABZHXKTCFAPX-UHFFFAOYSA-N probenecid Chemical compound CCCN(CCC)S(=O)(=O)C1=CC=C(C(O)=O)C=C1 DBABZHXKTCFAPX-UHFFFAOYSA-N 0.000 description 1
- 229960003081 probenecid Drugs 0.000 description 1
- 239000000651 prodrug Substances 0.000 description 1
- 229940002612 prodrug Drugs 0.000 description 1
- 235000019260 propionic acid Nutrition 0.000 description 1
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 210000002307 prostate Anatomy 0.000 description 1
- 238000000159 protein binding assay Methods 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- IUVKMZGDUIUOCP-BTNSXGMBSA-N quinbolone Chemical compound O([C@H]1CC[C@H]2[C@H]3[C@@H]([C@]4(C=CC(=O)C=C4CC3)C)CC[C@@]21C)C1=CCCC1 IUVKMZGDUIUOCP-BTNSXGMBSA-N 0.000 description 1
- 238000001959 radiotherapy Methods 0.000 description 1
- 239000000018 receptor agonist Substances 0.000 description 1
- 229940044601 receptor agonist Drugs 0.000 description 1
- 238000011084 recovery Methods 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 230000009467 reduction Effects 0.000 description 1
- 230000011514 reflex Effects 0.000 description 1
- 230000002336 repolarization Effects 0.000 description 1
- 210000004189 reticular formation Anatomy 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 239000002151 riboflavin Substances 0.000 description 1
- FIVSJYGQAIEMOC-ZGNKEGEESA-N rolapitant Chemical compound C([C@@](NC1)(CO[C@H](C)C=2C=C(C=C(C=2)C(F)(F)F)C(F)(F)F)C=2C=CC=CC=2)C[C@@]21CCC(=O)N2 FIVSJYGQAIEMOC-ZGNKEGEESA-N 0.000 description 1
- 229960001068 rolapitant Drugs 0.000 description 1
- HFHDHCJBZVLPGP-UHFFFAOYSA-N schardinger α-dextrin Chemical compound O1C(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(O)C2O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC2C(O)C(O)C1OC2CO HFHDHCJBZVLPGP-UHFFFAOYSA-N 0.000 description 1
- 201000000980 schizophrenia Diseases 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 239000003369 serotonin 5-HT3 receptor antagonist Substances 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- WRIKHQLVHPKCJU-UHFFFAOYSA-N sodium bis(trimethylsilyl)amide Chemical compound C[Si](C)(C)N([Na])[Si](C)(C)C WRIKHQLVHPKCJU-UHFFFAOYSA-N 0.000 description 1
- HRZFUMHJMZEROT-UHFFFAOYSA-L sodium disulfite Chemical compound [Na+].[Na+].[O-]S(=O)S([O-])(=O)=O HRZFUMHJMZEROT-UHFFFAOYSA-L 0.000 description 1
- 235000010262 sodium metabisulphite Nutrition 0.000 description 1
- 159000000000 sodium salts Chemical class 0.000 description 1
- AKHNMLFCWUSKQB-UHFFFAOYSA-L sodium thiosulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=S AKHNMLFCWUSKQB-UHFFFAOYSA-L 0.000 description 1
- 235000019345 sodium thiosulphate Nutrition 0.000 description 1
- 210000001679 solitary nucleus Anatomy 0.000 description 1
- 239000012453 solvate Substances 0.000 description 1
- 238000000638 solvent extraction Methods 0.000 description 1
- 125000003003 spiro group Chemical group 0.000 description 1
- 239000003381 stabilizer Substances 0.000 description 1
- 238000007619 statistical method Methods 0.000 description 1
- 238000003756 stirring Methods 0.000 description 1
- ADNPLDHMAVUMIW-CUZNLEPHSA-N substance P Chemical compound C([C@@H](C(=O)NCC(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(N)=O)NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCCN)NC(=O)[C@H]1N(CCC1)C(=O)[C@@H](N)CCCN=C(N)N)C1=CC=CC=C1 ADNPLDHMAVUMIW-CUZNLEPHSA-N 0.000 description 1
- 239000000758 substrate Substances 0.000 description 1
- 239000000829 suppository Substances 0.000 description 1
- 208000024891 symptom Diseases 0.000 description 1
- 238000003786 synthesis reaction Methods 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 239000003826 tablet Substances 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- IRHNQVINMHHEIO-UHFFFAOYSA-N tert-butyl n-(6-chloropyridin-3-yl)carbamate Chemical compound CC(C)(C)OC(=O)NC1=CC=C(Cl)N=C1 IRHNQVINMHHEIO-UHFFFAOYSA-N 0.000 description 1
- 238000010257 thawing Methods 0.000 description 1
- 231100000886 tinnitus Toxicity 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- 125000005951 trifluoromethanesulfonyloxy group Chemical group 0.000 description 1
- 210000003462 vein Anatomy 0.000 description 1
- 229950007305 vestipitant Drugs 0.000 description 1
- 238000005406 washing Methods 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/72—Nitrogen atoms
- C07D213/75—Amino or imino radicals, acylated by carboxylic or carbonic acids, or by sulfur or nitrogen analogues thereof, e.g. carbamates
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4418—Non condensed pyridines; Hydrogenated derivatives thereof having a carbocyclic group directly attached to the heterocyclic ring, e.g. cyproheptadine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/08—Drugs for disorders of the alimentary tract or the digestive system for nausea, cinetosis or vertigo; Antiemetics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/72—Nitrogen atoms
- C07D213/76—Nitrogen atoms to which a second hetero atom is attached
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/78—Carbon atoms having three bonds to hetero atoms, with at the most one bond to halogen, e.g. ester or nitrile radicals
- C07D213/84—Nitriles
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Hospice & Palliative Care (AREA)
- Otolaryngology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Pyridine Compounds (AREA)
Abstract
Compuesto representado por la fórmula (I):**Fórmula** en la que el anillo A es un grupo representado por la siguiente fórmula:**Fórmula** X es un átomo de hidrógeno, ciano, halógeno, alquilo C1-6 o hidroximetilo; R1 es un grupo representado por la siguiente fórmula:**Fórmula** en la que R1a y R1b son cada uno independientemente uno cualquiera de un átomo de hidrógeno, un átomo de flúor o alquilo C1-6; m es 0, 1 o 2; cuando m es 2, éstos R1a y R1b son opcionalmente diferentes entre sí; R2 es alquilo C1-6, un grupo hidroxi o alcoxi C1-6; U es un grupo representado por la siguiente fórmula:**Fórmula** en la que R3a y R3b son cada uno independientemente un átomo de hidrógeno, alquilo C1-6, hidroxi alquilo C1-6 o alcoxi C1-6 alquilo C1-6; Y es 0, 1 o 2; cuando Y es 2, dos R2 son opcionalmente diferentes entre sí; o una sal farmacéuticamente aceptable del mismo.
Description
DESCRIPCIÓN
Derivado de ciclohexil-piridina
CAMPO TÉCNICO
La presente invención se refiere a derivados de ciclohexil piridina útiles como medicamentos.
Más particularmente, la presente invención se refiere a derivados de ciclohexil piridina o sales farmacéuticamente aceptables de los mismos que tienen actividad antagonista de los receptores de sustancia P/neuroquinina 1 (NK1) y que son útiles como agentes para la prevención o el tratamiento de la náusea y vómitos (CINV) inducidos por la quimioterapia contra el cáncer y así sucesivamente.
ANTECEDENTES DE LA INVENCIÓN
CINV se produce cuando el centro del vómito situado en la formación reticular lateral del bulbo raquídeo recibe un estímulo. El área postrema y el núcleo solitario del bulbo raquídeo contienen receptores de NK1 y los receptores de NK1 se cree que están estrechamente implicados en el vómito.
La administración de un agente antineoplásico facilita la secreción de serotonina de las células enterocromafinas (CE) en el tracto digestivo y la serotonina estimula directamente el centro del vómito a través de receptores de 5-hidroxitriptamina3 (5-HT3) en el tracto digestivo. Además, cuando la serotonina estimula el centro del vómito a través de la zona gatillo quimiorreceptora (CTZ) localizada en el área postrema del ventrículo cuarto, se producen náuseas y vómitos. La sustancia P, como la serotonina, se encuentra en las células CE en el tracto digestivo y su secreción se promueve por la administración de un agente antineoplásico. Recientemente, se ha puesto de manifiesto que la sustancia P induce vómitos a través de los receptores de NK1 en la CTZ o mediante la unión a los receptores de NK1 en el sistema nervioso central y por lo tanto los receptores de NK1 han estado atrayendo la atención como diana para el desarrollo de agentes antieméticos (bibliografía no de patente 1).
Aprepitant es el primer antagonista de los receptores NK1 selectivos en el mundo que fue aprobado como un agente preventivo para las náuseas y vómitos asociados con la administración de agentes antineoplásicos. En cuanto al mecanismo de acción de aprepitant, se cree que el aprepitant inhibe selectivamente la unión de la sustancia P y los receptores de NK1 en el sistema nervioso central, que es una de las vías que inducen CINV y por lo tanto evita CINV. Aprepitant se ha lanzado como un agente preventivo para CINV (bibliografía no de patente 2).
Se sabe que el aprepitant se metaboliza por el citocromo P450 (CYP) 3A4. También, se sabe que el aprepitant tiene un efecto inhibidor dependiente de la dosis en CYP3A4, un efecto inductor de CYP3A4 y un efecto inductor de CYP2C9. Por consiguiente, el aprepitant puede causar las interacciones fármaco-fármaco con fármacos que inhiben o inducen CYP3A4 o con fármacos que son metabolizados por CYP3A4 o CYP2C9. Por ejemplo, se describe que el efecto inhibidor de aprepitant sobre CYP3A4 a veces inhibe el metabolismo de la dexametasona y que la dosis debe por tanto ajustarse cuando se combina aprepitant con dexametasona (bibliografía no de patente 3).
Por lo tanto, cuando se utiliza aprepitant, debe tenerse suficiente cuidado con las interacciones fármaco-fármaco basadas en el efecto inhibidor de aprepitant sobre CYP3A4.
Por las razones anteriores, se requiere un antagonista del receptor de NK1 con un menor número de interacciones fármaco-fármaco en la prevención o el tratamiento de CINV.
Los compuestos con actividad antagonista del receptor de NK1, tales como casopitant, netupitant, ezlopitant, rolapitant, vestipitant, vofopitant y así sucesivamente, son conocidos.
Sin embargo, se ha descrito que el casopitant tiene un efecto inhibidor sobre CYP3A4 y causa las interacciones fármaco-fármaco debido al efecto (bibliografía no de patente 4). Los ensayos clínicos sobre el casopitant, como un agente preventivo para las náuseas y vómitos inducidos por la quimioterapia contra el cáncer, se habían llevado a cabo en los EE.UU. y Europa; sin embargo, su desarrollo se interrumpió después de la aplicación. El Netupitant está actualmente en desarrollo como un agente preventivo para las náuseas y vómitos inducidos por la quimioterapia contra el cáncer; sin embargo, se ha descrito que el netupitant tiene un efecto inhibidor sobre CYP3A4 y causa las interacciones fármaco-fármaco debido al efecto (bibliografía no de patente 5). Los ensayos clínicos sobre el ezlopitant, como un agente preventivo para las náuseas y vómitos inducidos por la quimioterapia contra el cáncer, se habían llevado a cabo en los EE.UU.; sin embargo, se interrumpió su desarrollo. Los ensayos clínicos sobre el vofopitant, como un agente preventivo para las náuseas y vómitos inducidos por la quimioterapia contra el cáncer, se habían llevado a cabo en Europa; sin embargo, se interrumpió su desarrollo.
Muchos de los compuestos anteriores se suspendieron. Todos los compuestos anteriores tienen aún no están en el mercado.
Los derivados de piridina que pretenden tener actividad antagonista del receptor de NK1 se describen en la bibliografía de patente 1 a 16. Y, profármacos de derivados de piridina se describen en la bibliografía de Patentes 17 y 18.
Sin embargo, los derivados de ciclohexil piridina de la presente invención no se describen en las publicaciones anteriores.
Lista de citas
Bibliografía de patentes
Bibliografía de patente 1: Patente de Estados Unidos No. 6.479.483
Bibliografía de patente 2: Patente de Estados Unidos No. 6.770.637
bibliografía de patente 3: Patente de Estados Unidos No. 7.939.533
Bibliografía de patente 4: Patente Europea N° 1103545
Bibliografía de patente 5: Patente de Estados Unidos No. 7.211.579
Bibliografía de patente 6: Publicación de Patente de Estados Unidos N° 2006/0030600
Bibliografía de patente 7: Patente de Estados Unidos No. 6.576.762
Bibliografía de patente 8: Patente de Estados Unidos No. 6.225.316
Bibliografía de patente 9: Patente de Estados Unidos No. 7.683.056
Bibliografía de patente 10: Patente de Estados Unidos n° 8344005
Bibliografía de patente 11: Publicación Internacional n° . WO2011/054773
Bibliografía de patente 12: Publicación de Patente de Estados Unidos N° 2007/0071813
Bibliografía de patente 13: Publicación de Patente de Estados Unidos N° 2003/0083345
Bibliografía de patente 14: Publicación de Patente de Estados Unidos N° 2003/0004157
Bibliografía de patente 15: Patente de Estados Unidos No. 6.849.624
Bibliografía de patente 16: Patente de Estados Unidos No. 6.297.375
Bibliografía de patente 17: Patente de Estados Unidos N° 6593472
Bibliografía de patente 18: Patente de Estados Unidos No. 8.426.450
Bibliografía no de patente
Bibliografía no de patente 1: P.J. Hesketh et al, European Journal of Cancer, 2003, Vol.39, pág. 1074-1080 Bibliografía no de patente 2: Toni M. Dando et al, Drugs, 2004, Vol.. 64, No. 7, pág 777-794
Bibliografía no de patente 3: Jacqueline B. McCrea et al, CLINICAL PHARMACOLOGY & THERAPEUTICS, 2003, Vol. 74, No. 1, Pág. 17-24
Bibliografía no de patente 4: Stefano Zamuner et al, British Journal of Clinical Pharmacology, 2010, vol. 70, No. 4, pág. 537-546
Bibliografía no de patente 5: Corinna Lanzarotti et al, Support Care Cancer, 2013, vol. 21, No. 10, pág. 2783-2791 CARACTERÍSTICAS DE LA INVENCIÓN
Problema a ser resuelto por la invención
Un problema de la presente invención es proporcionar un nuevo compuesto que tenga actividad antagonista del receptor de NK1, cuya actividad inhibidora de CYP3A4 se reduce en comparación con aprepitant y que sea útil para la prevención o tratamiento de las náuseas y vómitos inducidos por quimioterapia contra el cáncer. Un problema de la presente invención es preferiblemente proporcionar el compuesto anterior cuya propiedad de transporte central y efecto medicinal de acción prolongada es excelente.
Medios para resolver el problema
La presente invención se refiere a un compuesto representado por la siguiente fórmula (I) o una sal farmacéuticamente aceptable del mismo.
Es decir, la presente invención se refiere a los siguientes puntos [1] a [12] y similares.
[1] Un compuesto representado por la fórmula (I):

en la que
el anillo A es un grupo representado por la siguiente fórmula:

X es un átomo de hidrógeno, ciano, halógeno, alquilo Ci-6 o hidroximetilo;
R1 es un grupo representado por la siguiente fórmula:
[Fórmula química 3]

en la que
R1a y R1b son cada uno independientemente uno cualquiera de un átomo de hidrógeno, un átomo de flúor o alquilo C1-6;
m es 0, 1 o 2;
cuando m es 2, éstos R1a y R1b son opcionalmente diferentes entre sí;
R2 es alquilo C1-6, un grupo hidroxi o alcoxi C1-6;
U es un grupo representado por la siguiente fórmula:

en la que R3a y R3b son cada uno independientemente un átomo de hidrógeno, alquilo Ci -6, hidroxi alquilo Ci -6 o alcoxi C1-6 alquilo C1-6;
Y es 0, 1 o 2;
cuando Y es 2, dos R2 son opcionalmente diferentes entre sí;
o una sal farmacéuticamente aceptable del mismo.
[2] El compuesto representado por la fórmula (la) de acuerdo con el punto [1] anterior:

en la que
el anillo A y X tienen el mismo significado como se describe en el punto [1] anterior;
R1c y R1d son cada uno independientemente un átomo de hidrógeno o metilo;
U1 es un grupo representado por la siguiente fórmula:

en la que
R3c y R3d son cada uno independientemente un átomo de hidrógeno, metilo o hidroximetilo; n es 0, 1 o 2;
cuando n es 2, estos R1c y R1d son opcionalmente diferentes entre sí;
o una sal farmacéuticamente aceptable del mismo.
[3] El compuesto representado por la fórmula (Ib) de acuerdo con el punto [2] anterior:

en la que R1c y R1d tienen el mismo significado como se describe en el punto [2] anterior; o una sal farmacéuticamente aceptable del mismo.
[4] El compuesto representado por la siguiente fórmula de acuerdo con el punto [1] anterior:

o una sal farmacéuticamente aceptable del mismo.
[5] El compuesto representado por la siguiente fórmula de acuerdo con el punto [1] anterior:

o una sal farmacéuticamente aceptable del mismo.
[6] El compuesto representado por la siguiente fórmula de acuerdo con el punto [1]:

o una sal farmacéuticamente aceptable del mismo.
[7] El compuesto representado por la siguiente fórmula de acuerdo con el punto [1] anterior:
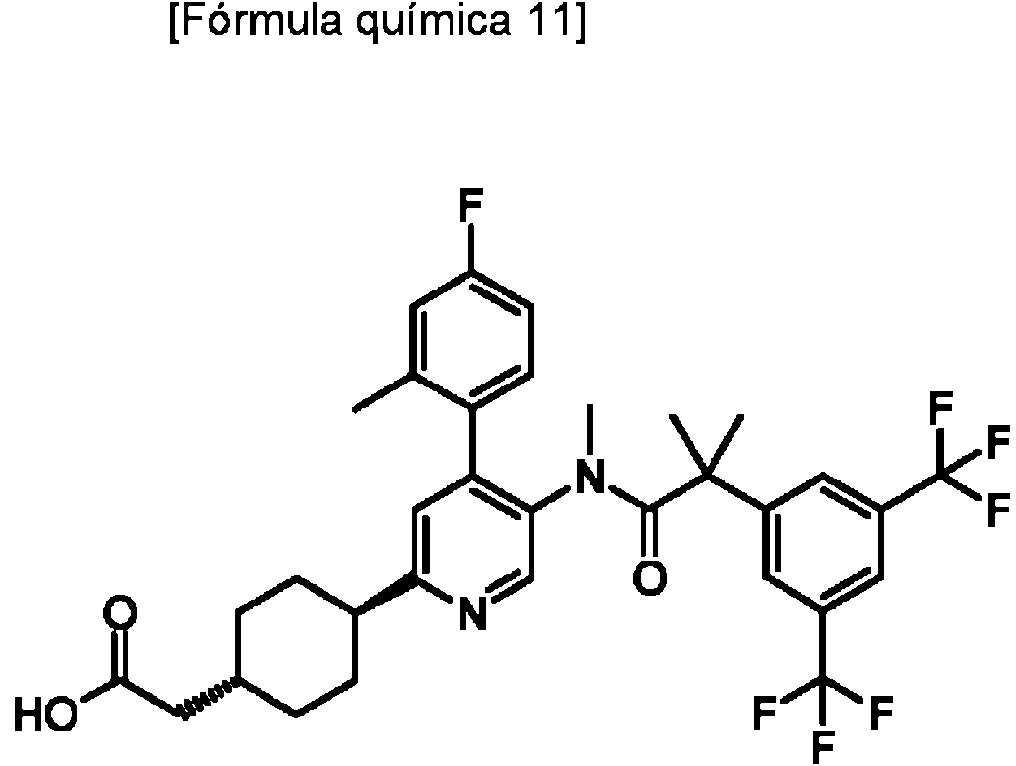
o una sal farmacéuticamente aceptable del mismo.
[8] El compuesto representado por la siguiente fórmula de acuerdo con el punto [1] anterior:

o una sal farmacéuticamente aceptable del mismo.
[9] El compuesto representado por la siguiente fórmula de acuerdo con el punto [1] anterior:
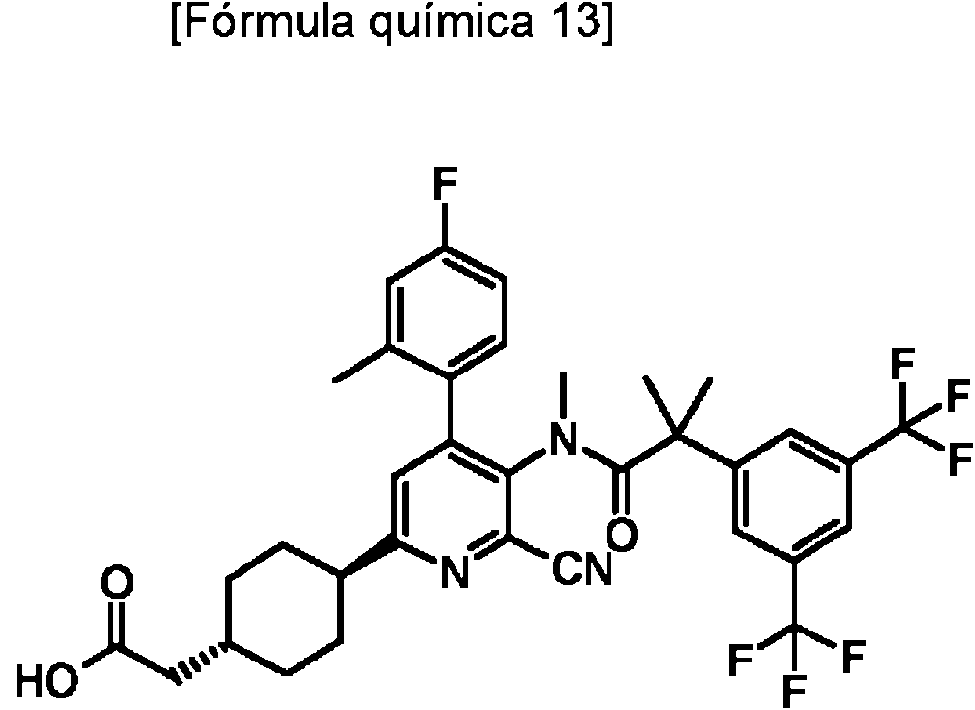
o una sal farmacéuticamente aceptable del mismo.
[10] El compuesto representado por la siguiente fórmula de acuerdo con el punto [1] anterior:

o una sal farmacéuticamente aceptable del mismo.
[11] Una composición farmacéutica que comprende como principio activo un compuesto de acuerdo con una cualquiera de los puntos [1] a [10] anteriores, o una sal farmacéuticamente aceptable del mismo.
[12] La composición farmacéutica de acuerdo con el punto [11] anterior, para utilizar en la prevención de náuseas y vómitos inducidos por quimioterapia contra el cáncer.
Efecto de la invención
Los compuestos de la presente invención tienen una excelente actividad antagonista del receptor NK1. Y la actividad inhibidora de CYP3A4 de los compuestos de la presente invención se reduce en comparación con aprepitant. Los compuestos preferibles de la presente invención destacan en la propiedad de transporte central. Los compuestos más preferibles de la presente invención destacan en la propiedad de transporte central y de efecto medicinal de acción prolongada.
Por lo tanto, los compuestos de la presente invención o sales farmacéuticamente aceptables de los mismos son útiles como un agente para la prevención o el tratamiento de las náuseas y vómitos inducidos por quimioterapia contra el cáncer.
Breve descripción de los dibujos
[Figura 1] La figura 1 muestra el efecto sobre la respuesta emética aguda y retardada inducida por cisplatino en el ejemplo de ensayo 6. En la figura, cada gráfico de barras muestra un valor de grupo de control (Control), el grupo administrado por vía intravenosa con 0,01 mg/kg del compuesto del Ejemplo 13 (Ej. No 13, 0,01 mg/kg, iv) y el grupo administrado por vía intravenosa con 0,1 mg/kg del compuesto del Ejemplo 13 (Ej. No 13, 0,1 mg/kg, iv) en la fase aguda y un valor de grupo de control, el grupo administrado por vía intravenosa con 0,01 mg/kg del compuesto del Ejemplo 13 (Ej. No 13, 0,01 mg/kg, iv) y el grupo administrado por vía intravenosa con 0,1 mg/kg del compuesto del Ejemplo 13 (Ej. No 13, 0,1 mg/kg, iv) en la fase retardada desde la izquierda, respectivamente. Los ejes verticales muestran el número de arcadas y vómitos (Arcadas Vómitos) (el promedio error estándar de 3 ejemplos del grupo de control, el promedio error estándar de 3 ejemplos del grupo administrado por vía intravenosa con 0,01 mg/kg y el promedio error estándar de 3 ejemplos del grupo administrado por vía intravenosa con 0,1 mg/kg). Modo de llevar a cabo la invención
De aquí en adelante, las realizaciones de la presente invención se describirán con más detalle.
En la presente invención, cada término tiene el siguiente significado a menos que se especifique lo contrario.
El término "alquilo C1-6" significa un grupo alquilo de cadena lineal o ramificada que tiene de 1 a 6 átomos de carbono y por ejemplo, se pueden ilustrar metilo, etilo, propilo, isopropilo, butilo, isobutilo, sec-butilo, terc-butilo y similares.
El término "alcoxi C1-6" significa un grupo alcoxi de cadena lineal o ramificada que tiene de 1 a 6 átomos de carbono
y por ejemplo, se pueden ilustrar metoxi, etoxi, propoxi, isopropoxi y similares.
El término "hidroxil alquilo CW significa un grupo alquilo C1-6 sustituido con un grupo hidroxilo, tal como un grupo hidroximetilo, un grupo 1-hidroxietilo, un grupo 1 -hidroxi-1, 1 -dimetilmetilo, un grupo 2-hidroxietilo, un grupo 2-hidroxi-2-metilpropilo, un grupo 3-hidroxipropilo y similares.
El término "alcoxi C1-6 alquilo C1-6" significa el alquilo C1-6 anterior sustituido por el alcoxi C1-6 anterior.
En el caso en que los compuestos representados por la fórmula (I) de la presente invención contienen uno o más átomos de carbono asimétricos, todos los estereoisómeros en la configuración R o S en cada uno de los carbonos asimétricos y sus mezclas se incluyen en la presente invención. En tales casos, los compuestos racémicos, mezclas racémicas, enantiómeros individuales y mezclas de diastereómeros están incluidos en el alcance de la presente invención. En el caso en que los compuestos representados por la fórmula (I) de la presente invención tienen los isómeros cis-trans, todos los isómeros cis-trans están incluidos en la presente invención.
En la presente invención, la determinación estereoquímica también se puede determinar de acuerdo con procedimientos bien conocidos en la técnica. Por ejemplo, véase también "Tokuron RMN rittai kagaku ", Kodansha, 2012, pág. 59.
Un compuesto representado por la fórmula (I) de la presente invención también se puede convertir en sales farmacéuticamente aceptables del mismo de acuerdo con un procedimiento general. Como tales, se pueden ilustrar sales, sales con adición de ácido y sales con una base.
Como la sal con adición de ácido, se pueden ilustrar una sal con adición de ácido con un ácido mineral, tal como ácido clorhídrico, ácido bromhídrico, ácido yodhídrico, ácido sulfúrico, ácido nítrico, ácido fosfórico y similares y una sal con adición de ácido con un ácido orgánico, tal como ácido fórmico, ácido acético, ácido trifluoroacético, ácido metanosulfónico, ácido bencenosulfónico, ácido p-toluenosulfónico, ácido propiónico, ácido cítrico, ácido succínico, ácido tartárico, ácido fumárico, ácido butírico, ácido oxálico, ácido malónico, ácido maleico, ácido láctico, ácido málico, ácido carbónico, ácido benzoico, ácido glutámico, ácido aspártico y similares.
Como la sal con una base, una sal formada con una base inorgánica, tal como una sal de litio, una sal de sodio, una sal de potasio, una sal de calcio, una sal de magnesio y similares y una sal formada con una base orgánica, tal como N-metil-D-glucamina, N, N'-dibenciletilendiamina, trietilamina, piperidina, morfolina, pirrolidina, arginina, lisina, colina y similares.
En la presente invención, una sal farmacéuticamente aceptable también incluye un solvato del mismo con un disolvente farmacéuticamente aceptable tal como agua, etanol o similares.
En los compuestos representados por la fórmula (I) de la presente invención, el símbolo R1 y R2 significa un sustituyente del anillo de ciclohexano.
En una realización del compuesto representado por la fórmula (I) de la presente invención, como anillo de ciclohexano que tiene un sustituyente en el anillo, se puede ilustrar un grupo representado por la siguiente fórmula

en la que los enlaces con (*) son puntos de unión al anillo de piridina y R1 y R2 tienen el mismo significado que el descrito en el punto [1] anterior.
Un compuesto representado por la fórmula (I) de la presente invención también se puede preparar, por ejemplo, mediante un procedimiento descrito a continuación o un procedimiento similar al mismo, o un procedimiento descrito en la bibliografía o un procedimiento similar al mismo.

En la fórmula, L1 y L2 son cada uno independientemente un grupo saliente, tal como un átomo de cloro, un átomo de bromo, un átomo de yodo, un grupo trifluorometanosulfoniloxi o similar y el anillo A, X, R1, R2, R3a, R3b e Y tienen los mismos significados definidos anteriormente.
Procedimiento 1
El compuesto (4) se puede preparar también mediante la realización de la reacción de acoplamiento del compuesto (2) con el Compuesto (3) en un disolvente inerte en presencia de una base y un catalizador de paladio.
Procedimiento 2
El compuesto (6) se puede preparar también mediante la realización de una reacción de condensación del compuesto (4) con el compuesto (5) en un disolvente inerte en presencia de una base.
Procedimiento 3
El compuesto (8) se puede preparar también mediante la realización de la reacción de acoplamiento del compuesto (6) con el Compuesto (7) en un disolvente inerte en presencia de una base y un catalizador de paladio.
Como disolvente inerte, por ejemplo, se pueden ilustrar N, N-dimetilformamida, N-metilpirrolidona, dimetilsulfóxido, éter dietílico, tetrahidrofurano, 1,4-dioxano, 1,2-dimetoxietano, benceno, tolueno, xileno, etanol, agua y un disolvente mixto de los mismos. Como base, por ejemplo, se pueden ilustrar carbonato de potasio, carbonato de sodio, carbonato de cesio, hidróxido de sodio, hidróxido de potasio, hidróxido de litio, fluoruro de potasio, fluoruro de cesio, trietilamina, piridina, N,N-diisopropiletilamina, 2,6-lutidina y 1,8-diazabiciclo[5,4,0]-7-undeceno. Como catalizador de paladio, pueden ilustrarse el complejo (1:1) de dicloruro de [1,1'-bis(difenilfosfino)ferroceno]paladio (II)
diclorometano, tetraquis(trifenilfosfina) paladio (0) y similares. La temperatura de reacción es normalmente a 0°C hasta temperatura de reflujo. El tiempo de reacción es normalmente de 30 minutos a 7 días, variando basado en el material de partida, disolvente y temperatura de reacción utilizados o similares.
La reacción de acoplamiento anterior también puede llevarse a cabo mediante el uso de un reactor de microondas (Biotage). Cuando se utiliza un reactor de microondas, la reacción se lleva a cabo en el intervalo de presión: 1 a 30 bar, intervalo de potencia: 1 a 400 W, la temperatura de reacción: temperatura ambiente a 300°C y el tiempo de reacción: de un minuto a 1 día, variando basado en el material de partida usado, el disolvente y el modelo.
Además, cuando se requiere un grupo protector para el grupo funcional de R1 o R2, la reacción de acoplamiento anterior se puede también llevar a cabo después de la introducción de grupo protector.
Procedimiento 4
Un compuesto representado por la fórmula (I) también se puede preparar mediante la realización de reducción, tal como el procedimiento de reducción catalítica de la olefina del Compuesto (8). El procedimiento de reducción catalítica puede llevarse a cabo, por ejemplo, haciendo que el compuesto (8) reaccione usando un catalizador bajo una atmósfera de gas hidrógeno en un disolvente inerte. Como disolvente inerte, por ejemplo, se pueden ilustrar metanol, etanol, acetato de etilo, tetrahidrofurano y ácido acético. Como catalizador, por ejemplo, se pueden ilustrar polvo de paladio-carbono, polvo de rodio-carbono, polvo de platino-carbono, polvo de platino-carbono dopado con vanadio. La temperatura de reacción es normalmente de temperatura ambiente a temperatura de reflujo. El tiempo de reacción es normalmente de 30 minutos a 7 días, variando basado en un material de partida, disolvente, disolvente y temperatura de reacción utilizados o similares.
Además, cuando un grupo protector se introdujo en un grupo funcional en la etapa 3 anterior, un compuesto representado por la fórmula (I) también se puede preparar mediante la realización de una reacción de desprotección después de la reacción de reducción anterior.

En la fórmula, R1, R2 e Y tienen los mismos significados definidos anteriormente.
Procedimiento 5
El compuesto (10) se puede preparar también mediante la realización de la reacción del compuesto (9) con anhídrido trifluorometanosulfónico en un disolvente inerte en presencia de una base. Como disolvente inerte, por ejemplo, se pueden ilustrar N, N-dimetilformamida, N-metilpirrolidona, dimetilsulfóxido, éter dietílico, tetrahidrofurano, 1,4-dioxano, 1,2-dimetoxietano, benceno, tolueno, xileno y un disolvente mixto de los mismos. Como base, por ejemplo, se pueden ilustrar carbonato de potasio, carbonato de sodio, carbonato de cesio, hidróxido de sodio, hidróxido de potasio, hidróxido de litio, fluoruro de potasio, fluoruro de cesio, trietilamina, piridina, N,N-diisopropiletilamina, 2,6-lutidina, 2,6-di-terc-butil-4-metilpiridina y 1,8-diazabiciclo[5,4,0]-7-undeceno. La temperatura de reacción es normalmente de 0°C hasta temperatura de reflujo. El tiempo de reacción es normalmente de 30 minutos a 7 días, variando basado en el material de partida, disolvente y temperatura de reacción utilizados o similares.
Procedimiento 6
El compuesto (7) también se puede preparar mediante la realización de la reacción de acoplamiento del compuesto (10) con el Compuesto (11) en un disolvente inerte en presencia de una base y un catalizador de paladio. Como disolvente inerte, por ejemplo, se pueden ilustrar N, N-dimetilformamida, N-metilpirrolidona, dimetilsulfóxido, éter dietílico, tetrahidrofurano, 1,4-dioxano, 1,2-dimetoxietano, benceno, tolueno, xileno y un disolvente mixto de los mismos. Como base, por ejemplo, se pueden ilustrar carbonato de potasio, acetato de potasio, carbonato de sodio, carbonato de cesio, hidróxido de sodio, hidróxido de potasio, hidróxido de litio, fluoruro de potasio, fluoruro de cesio, trietilamina, piridina, N, N-diisopropiletilamina, 2,6-lutidina y 1,8-diazabiciclo[5,4,0]-7-undeceno. Como catalizador de paladio, por ejemplo, pueden ilustrarse el complejo (1:1) de dicloruro de [1,1'-bis(difenilfosfino)ferroceno]paladio (II)-diclorometano, dicloruro de bis(trifenilfosfina) paladio (II). La temperatura de reacción es normalmente de temperatura ambiente hasta temperatura de reflujo. El tiempo de reacción es normalmente de 30 minutos a 7 días, variando basado en el material de partida, disolvente y temperatura de reacción utilizados o similares.
Los esquemas mencionados anteriormente son ejemplos para la preparación de compuestos representados por la fórmula (I) de la presente invención y los intermedios sintéticos de los mismos. Los esquemas anteriores pueden cambiarse o modificarse en los esquemas que una persona experta en la técnica puede entender fácilmente.
En los esquemas anteriores, cuando un grupo protector es necesario basado en la variación de grupo funcional, las operaciones de introducción y eliminación, también puede llevarse a cabo opcionalmente en combinación de acuerdo con un procedimiento general.
Los compuestos representados por la fórmula (I) de la presente invención y los intermedios de los mismos también pueden aislarse y purificarse, si se requiere, de acuerdo con técnicas de aislamiento y purificación convencionales bien conocidas por un experto en la técnica en el campo pertinente, como extracción con disolventes, cristalización, recristalización, cromatografía, cromatografía líquida preparativa de alto rendimiento o similar.
Los compuestos de la presente invención tienen una excelente actividad antagonista del receptor NK1 y por lo tanto también se pueden utilizar como un agente para la prevención o el tratamiento de diversas enfermedades mediadas por el receptor de NK1. Por ejemplo, los compuestos de la presente invención son útiles como agente antiemético, especialmente útil como agente preventivo de síntomas gastrointestinales (por ejemplo, náuseas y vómitos) inducidos por quimioterapia (por ejemplo, cisplatino) contra el cáncer. Los compuestos preferibles de la presente invención no sólo son útiles para las náuseas y los vómitos agudos inducidos por la quimioterapia contra el cáncer, sino también las náuseas y los vómitos retardados inducidos por la quimioterapia contra el cáncer.
En una realización, los compuestos de la presente invención tienen una excelente actividad antagonista del receptor de NK1 y por lo tanto también se pueden utilizar como un agente para la prevención de náuseas y vómitos (NVPO) postoperatorios, náuseas y los vómitos asociados con radioterapia, vómitos o mal de movimiento inducidos por morfina y el tratamiento de la esquizofrenia, fobia social, ansiedad y depresión, alcoholismo, síndrome del intestino irritable, colitis ulcerosa, tos, asma, dermatitis atópica, psoriasis, prurito, dolor, migraña, tinnitus, hiperplasia benigna de próstata, vejiga hiperactiva o incontinencia urinaria.
Las composiciones farmacéuticas de la presente invención se pueden administrar en diversas formas de dosificación dependiendo de sus usos. Como tales, formas de dosificación, por ejemplo, se pueden ilustrar polvos, gránulos, gránulos finos, jarabes secos, comprimidos, cápsulas, inyecciones, líquidos, pomadas, supositorios y cataplasmas, que se administran por vía oral o parenteral.
Las composiciones farmacéuticas de la presente invención se pueden preparar mediante el uso de un compuesto representado por la fórmula (I) o una sal farmacéuticamente aceptable del mismo y al menos uno de un aditivo farmacéutico. Estas composiciones farmacéuticas se pueden formular mediante mezcla, dilución o disolución con aditivos farmacéuticos apropiados, tales como excipientes, disgregantes, aglutinantes, lubricantes, diluyentes, tampones, agentes de tonicidad, conservantes, agentes humectantes, agentes emulsionantes, agentes dispersantes, agentes estabilizantes, agentes solubilizantes y similares, de acuerdo a un procedimiento de formulación convencional dependiendo de sus formas de dosificación.
Cuando una composición farmacéutica de la presente invención se utiliza en la prevención o tratamiento, la dosis de un compuesto representado por la fórmula (I) o una sal farmacéuticamente aceptable del mismo como principio activo se decide apropiadamente dependiendo de la edad, el sexo, el peso corporal, grado de trastornos y tratamiento de cada paciente y similares. La dosis para un adulto puede decidirse en el intervalo de, por ejemplo, de 0,1 a 1000 mg por día, de 0,1 a 500 mg por día, de 0,1 a 100 mg por día, o de 0,1 a 50 mg por día en el caso de la administración oral y la dosis diaria se puede dividir en una, dos, tres o cuatro veces al día y administrarse. Y, la dosis para un adulto puede decidirse en el intervalo de, por ejemplo, 0,1 a 1000 mg por día, 0,1 a 500 mg por día, 0,1 a 100 mg por día, o 0,1 a 50 mg por día en el caso de la administración parenteral y la dosis diaria se puede dividir en una, dos, tres o cuatro veces por día y se administrarse.
Cuando una composición farmacéutica de la presente invención se utiliza en la prevención de náuseas y vómitos inducidos por la quimioterapia contra el cáncer, esta composición farmacéutica también se puede administrar antes
de la administración de agentes antineoplásicos. Por ejemplo, la composición farmacéutica se puede administrar inmediatamente antes de la administración hasta antes de una hora y media de la administración en la quimioterapia y después del segundo día, la composición farmacéutica se puede administrar también en la mañana.
En una realización, un compuesto representado por la fórmula (I) de la presente invención o una sal farmacéuticamente aceptable del mismo también se puede utilizar en combinación con cualquier otro medicamento distinto de antagonistas de los receptores de NK1. Como tales, otros medicamentos utilizados en combinación, por ejemplo, se pueden ilustrar corticosteroides y agente antiemético antagonista de receptor de 5-HT3.
Cuando un compuesto representado por la fórmula (I) de la presente invención o una sal farmacéuticamente aceptable del mismo se usa en combinación con otro medicamento, se puede administrar como una formulación que comprende junto con sus principios activos o como formulaciones cada uno de los cuales se formula por separado a partir de cada principio activo. Cuando se formulan por separado, estas formulaciones se pueden administrar por separado o simultáneamente.
Además, la dosificación del compuesto representado por la fórmula (I) de la presente invención o una sal farmacéuticamente aceptable del mismo se puede reducir dependiendo de la dosis de los otros medicamentos utilizados en combinación.
EJEMPLOS
La presente invención se ilustra adicionalmente con más detalle por medio de los siguientes Ejemplos de Referencia, Ejemplos y Ejemplos de Ensayo. Sin embargo, la presente invención no se limita a los mismos.
Ejemplo de referencia 1
Éster etílio del ácido 4-(4,4,5,5-tetrametil- [1,3,2] dioxaborolan-2-il)-ciclohex-3-eno
A una solución de éster etílico del ácido 4-oxociclohexanocarboxílico (1,00 g) y 2,6-di-terc-butil-4-metilpiridina (1,39 g) en diclorometano (40 ml) se añadió anhídrido trifluorometanosulfónico (1,74 g) a temperatura ambiente y la mezcla se agitó a temperatura ambiente durante 16 horas. El material insoluble se extrajo por filtración y, a continuación, se lavó con diclorometano (5 ml). El filtrado se concentró a presión reducida y al residuo se le añadió diclorometano (5 ml). El material insoluble se extrajo por filtración y, a continuación se lavó con diclorometano (3 ml). El filtrado se concentró a presión reducida y al residuo se le añadió diclorometano (3 ml). El material insoluble se extrajo por filtración y, a continuación, se lavó con diclorometano (2 ml). El filtrado se concentró bajo presión reducida para dar éster etílico del ácido 4-trifluorometanosulfoniloxi-ciclohex-3-eno (1,57 g). Bajo una atmósfera de gas argón, una suspensión de éster etílico del ácido 4-trifluorometanosulfoniloxi-ciclohex-3-eno (1,57 g), bis(pinacolato)diborano (1,39 g), complejo (1:1) de dicloruro de [1,1'-bis(difenilfosfino)ferroceno]paladio (II)-diclorometano (0,13 g) y acetato de potasio (1,53 g) en dimetilsulfóxido (26 ml) se agitó a 50°C durante 4,5 horas. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 100/0-85/15) para dar el compuesto del título (0,84 g).
Ejemplos de Referencia 2 a 7
Los compuestos de los Ejemplos de Referencia 2 a 7 se prepararon de una manera similar a la descrita en el Ejemplo de Referencia 1 utilizando los materiales de partida correspondientes.
Ejemplo de Referencia 8
Éster terc-butílico de ácido (6-cloro-4-yodopiridin-3-il)carbámico
Bajo una atmósfera de gas argón, a una solución de éster terc-butílico de ácido (6-cloropiridin-3-il)carbámico (5,0 g) y N, N, N', N'-tetrametiletano-1,2-diamina (7,7 g ) en éter dietílico (120 ml) se añadió gota a gota n-butil litio (solución en tetrahidrofurano 2,65 mol/l, 25 ml) a -78°C. A continuación, la mezcla se agitó a -10°C durante 2 horas, a la mezcla se añadió gota a gota una solución de yodo (11,4 g) en éter dietílico (40 ml) a -78°C y la mezcla resultante se agitó a temperatura ambiente durante 1 día. A la mezcla de reacción se añadió una solución acuosa saturada de cloruro de amonio y la mezcla resultante se extrajo con éter dietílico. La capa orgánica se lavó con solución de pirosulfito de sodio acuoso al 10% y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se extrajo a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 100/0-60/40) para dar el compuesto del título (2,59 g).
Ejemplo de Referencia 9
Éster terc-butílico de ácido (6-cloro-4-yodopiridin-3-il)metilcarbámico
A una solución de éster terc-butílico de ácido (6-cloro-4-yodopiridin-3-il)carbámico (2,59 g) en N, N-dimetilformamida (30 ml) se añadió hidruro de sodio (60%, 0,32 g) con enfriamiento en hielo y la mezcla se agitó a temperatura ambiente durante 30 minutos. A la mezcla se añadió yodometano (2,60 g) bajo enfriamiento en hielo y la mezcla se agitó a temperatura ambiente durante la noche. A la mezcla de reacción se añadió una solución de hidrógeno carbonato de sodio acuoso saturado y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 100/0-70/30) para dar el compuesto del título (2,66 g).
Ejemplo de Referencia 10
(6-cloro-4-yodopiridin-3-il)metilamina
A una solución de éster terc-butílico de ácido (6-cloro-4-yodopiridin-3-il)metilcarbámico (2,66 g) en diclorometano (10 ml) se añadió ácido trifluoroacético (8,23 g) bajo enfriamiento con hielo y la mezcla se agitó a temperatura ambiente durante 2 horas. La mezcla de reacción se concentró a presión reducida y al residuo se le añadió una solución acuosa saturada de carbonato de sodio y la mezcla se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (1,89 g).
Ejemplo de Referencia 11
[6-Cloro-4- (4-fluoro-2-metilfenil) piridin-3-il] metilamina
A una mezcla de (6-cloro-4-yodopiridin-3-il)metilamina (1,89 g), ácido 4-fluoro-2-metilfenil borónico (1,30 g), 1,2-dimetoxietano (20 ml) y agua (20 ml) se añadieron acetato de paladio (II) (0,16 g), trifenilfosfina (0,37 g) y carbonato de sodio (3,73 g) a temperatura ambiente y la mezcla se agitó a 90°C durante la noche. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 100/0-50/50) para dar el compuesto del título (1,56 g).
Ejemplo de Referencia 12
(6-cloro-4-orto-tolilpiridin-3-il)metilamina
A una mezcla de (4-yodopiridin-3-il-6-cloro) metilamina (0,70 g), ácido 2-metilfenil borónico (0,42 g), 1,2-dimetoxietano (10 ml) y agua (10 ml) se añadieron acetato de paladio (II) (0,058 g), trifenilfosfina (0,14 g) y carbonato de sodio (1,38 g) a temperatura ambiente y la mezcla se agitó a 90°C durante la noche. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 100/0-70/30) para dar el compuesto del título (0,54 g).
Ejemplo de Referencia 13
6-cloro-3-nitropiridina-2-carbonitrilo
A una solución de 2,6-dicloro-3-nitropiridina (2,50 g) en N-metilpirrolidona (25 ml) se añadió cianuro de cobre (I) (2,32 g) a temperatura ambiente y la mezcla se agitó a 180°C durante 1 hora. La mezcla de reacción se enfrió hasta temperatura ambiente y a la mezcla se añadieron acetato de etilo y agua. El material insoluble se extrajo por filtración. El filtrado se lavó con solución acuosa saturada de cloruro sódico y la capa acuosa separada se extrajo de nuevo con acetato de etilo. La capa orgánica combinada se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 90/10-70/30) para dar el compuesto del título (0,90 g).
Ejemplo de Referencia 14
3-amino-6-cloropiridina-2-carbonitrilo
A una solución de 6-cloro-3-nitropiridina-2-carbonitrilo (0,32 g) y ácido clorhídrico concentrado (1,2 ml) en etanol (3,6 ml) se añadió polvo de hierro (0,34 g) a temperatura ambiente y la mezcla se calentó a reflujo durante 30 minutos. La mezcla de reacción se enfrió hasta temperatura ambiente y se basificó mediante la adición de solución acuosa saturada de hidrógeno carbonato de sodio. A la mezcla de reacción se añadió acetato de etilo y la mezcla resultante se filtró a través de una almohadilla de Celite (marca registrada). El filtrado se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,24 g).
Ejemplo de Referencia 15
3-amino-4-bromo-6-cloropiridina-2-carbonitrilo
A una solución de 3-amino-6-cloropiridina-2-carbonitrilo (0,24 g) en N, N-dimetilformamida (8 ml) se añadió N-bromosuccinimida (0,37 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante la noche. A la mezcla de reacción se añadió solución acuosa saturada de tiosulfato de sodio y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 75/25-50/50) para dar el compuesto del título (0,30 g).
Ejemplo de Referencia 16
3-amino-6-cloro-4-(4-fluoro-2-metilfenil)piridina-2-carbonitrilo
Una mezcla de 3-amino-4-bromo-6-cloropiridina-2-carbonitrilo (0,15 g), ácido 4-fluoro-2-metilfenilborónico (0,08 g), tetrakis(trifenilfosfina)paladio (0) (0,07 g), carbonato de sodio (0,20 g), 1,2-dimetoxietano (3,2 ml) y agua (0,8 ml) se agitó a 100°C bajo irradiación de microondas durante 1 hora. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de hidrogenocarbonato de sodio y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 50/50-0/100) para dar el compuesto del título (0,14 g).
Ejemplo de Referencia 17
Ácido 3-benciloxi-2-(3,5-bistrifluorometilfenil)-2-metilpropiónico
Bajo una atmósfera de gas argón, a una solución de éster metílico del ácido 2-(3,5-bistrifluorometilfenil)propiónico (0,60 g) en tetrahidrofurano (5 ml) se añadió gota a gota diisopropilamida de litio (solución de 1,09 mol/l de tetrahidrofurano/n-hexano, 2 ml) a -78°C y la mezcla se agitó a la misma temperatura durante 15 minutos. A la mezcla de reacción se añadió una solución de bencil clorometil éter (0,34 g) en tetrahidrofurano (2 ml) a -78°C y la mezcla se agitó a temperatura ambiente durante 1 hora. A la mezcla de reacción se añadió una solución acuosa saturada de cloruro de amonio y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó mediante cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 100/0-70/30) para dar éster metílico del ácido 3-benciloxi-2-(3,5-bistrifluorometilfenil)-2-metilpropiónico (0,78 g). A una solución del compuesto obtenido (0,78 g) en etanol (3 ml) se añadió una solución acuosa de hidróxido de sodio 5,0 mol/l (1 ml) a temperatura ambiente y la mezcla se agitó a temperatura ambiente durante 3 horas. A la mezcla de reacción se le añadió ácido clorhídrico 2,0 mol/l (3 ml) y la mezcla se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se eliminó a presión reducida para dar el compuesto del título (0,77 g).
Ejemplo de Referencia 18
2-(3,5-bistrifluorometilfenil)-N-[6-cloro-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida
A una solución de ácido 2-(3,5-bistrifluorometilfenil)-2-metilpropiónico (0,66 g) en diclorometano (10 ml) se añadieron cloruro de oxalilo (0,56 g) y N, N-dimetilformamida (2 gotas) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 1 hora. La mezcla de reacción se concentró a presión reducida para dar el residuo. Bajo una atmósfera de gas argón, a una solución de [6-cloro-4-(4-fluoro-2-metilfenil)piridin-3-il]metilamina (0,50 g) en tetrahidrofurano (10 ml) se añadió gota a gota de bis(trimetilsilil)amida de potasio (solución en tolueno 0,5 mol/l, 5,0 ml) bajo enfriamiento con hielo y la mezcla se agitó a temperatura ambiente durante 30 minutos. Se añadió a la mezcla de reacción gota a gota una solución del residuo anterior en tetrahidrofurano (5 ml) bajo enfriamiento con hielo y la mezcla se agitó a temperatura ambiente durante 2 horas. A la mezcla de reacción se añadió solución
acuosa de hidrogenocarbonato de sodio 1,0 mol/l y la mezcla se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 100/0-60/40) para dar el compuesto del título (1,03 g).
Ejemplos de Referencia 19 y 20
Los compuestos de los Ejemplos de Referencia 19 y 20 se prepararon de una manera similar a la descrita en el Ejemplo de Referencia 18 usando los materiales de partida correspondientes.
Ejemplo de Referencia 21
2-(3,5-bistrifluorometilfenil)-N-[6-cloro-2-ciano-4-(4-fluoro-2-metilfenil)piridin-3-il]isobutilamida
A una solución de ácido 2-(3,5-bistrifluorometilfenil)-2-metilpropiónico (0,31 g) en diclorometano (2,6 ml) se añadieron cloruro de oxalilo (0,26 g) y N, N-dimetilformamida (2 gotas) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 1 hora. La mezcla de reacción se concentró a presión reducida para dar el residuo. A una solución de 3-amino-6-cloro-4-(4-fluoro-2-metilfenil)piridina-2-carbonitrilo (0,14 g) en tetrahidrofurano (5 ml) se añadió bis(trimetilsilil)amida de sodio (solución en tetrahidrofurano 1,0 mol/l, 1,1 ml) bajo enfriamiento con hielo y la mezcla se agitó a la misma temperatura durante 30 minutos. Se añadió a la mezcla de reacción gota a gota una solución del residuo anterior en tetrahidrofurano (2,0 ml) bajo enfriamiento con hielo y la mezcla se agitó a temperatura ambiente durante 30 minutos. A la mezcla de reacción se añadió una solución acuosa saturada de hidrogenocarbonato de sodio y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 85/15-40/60) para dar el compuesto del título (0,21 g). Ejemplo de Referencia 22
2-(3,5-bistrifluorometilfenil)-N-[6-cloro-2-ciano-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida
A una solución de 2-(3,5-bistrifluorometilfenil)-N-[6-cloro-2-ciano-4-(4-fluoro-2-metilfenil)piridin-3-il]isobutilamida (0,21 g) en N, N-dimetilformamida (2,4 ml) se añadió hidruro de sodio (60%, 0,018 g) bajo enfriamiento con hielo y la mezcla se agitó a la misma temperatura durante 5 minutos. A la mezcla de reacción se le añadió yodometano (0,11 g) bajo enfriamiento con hielo y la mezcla se agitó a temperatura ambiente durante la noche. A la mezcla de reacción se añadió agua y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: nhexano/acetato de etilo = 90/10-50/50) para dar el compuesto del título (0,09 g).
Ejemplo de Referencia 23
éster etílico del ácido 4-[5-{(2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohex-3-encarboxílico
Una mezcla de 2-(3,5-bistrifluorometilfenil)-N-[6-cloro-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida (0,08 g), éster etílico del ácido 4-(4,4,5,5-tetrametil-[1,3,2]dioxaborolan-2-il)ciclohex-3-encarboxílico (0,08 g), carbonato de sodio (0,05 g), tetrakis(trifenilfosfina) paladio (0) (0,02 g), 1,2-dimetoxietano (1,0 ml), agua (0,2 ml) y etanol (0,2 ml) se agitó a 120°C bajo irradiación de microondas durante 1 hora. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 100/0-80/20) para dar el compuesto del título (0,03 g). Ejemplos de Referencia 24 a 26
Los compuestos de los Ejemplos de Referencia 24 a 26 se prepararon de una manera similar a la descrita en el Ejemplo de Referencia 23 usando los materiales de partida correspondientes.
Ejemplo de Referencia 27
2-(3,5-bistrifluorometilfenil)-N-[6-(1,4-dioxaespiro[4.5]dec-7-en-8-il)-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida
Una mezcla de 2-(3,5-bistrifluorometilfenil)-N-[6-cloro-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida (0,53 g),
8-(4,4,5,5-tetrametil-[1,3,2]dioxaborolan-2-il)-1,4-dioxaespiro[4.5]dec-7-eno (0,29 g), carbonato de sodio (0,32 g), tetrakis (trifenilfosfina)paladio (0) (0,12 g), 1,2-dimetoxietano (7,5 ml), agua (1,5 ml) y etanol (1,5 ml) se agitó a 120°C bajo irradiación de microondas durante 30 minutos. La mezcla de reacción se enfrió a temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: nhexano/acetato de etilo = 90/10-10/90) para dar el compuesto del título (0,52 g).
Ejemplos de Referencia 28 a 30
Los compuestos de los Ejemplos de Referencia 28 a 30 se prepararon de una manera similar a la descrita en el Ejemplo de Referencia 23 usando los materiales de partida correspondientes.
Ejemplo de Referencia 31
Éster etílico del ácido 2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)pi ridin-2-il]ciclohex-3-enil}-2-metilpropiónico
Una mezcla de 2-(3,5-bistrifluorometilfenil)-N-[6-cloro-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida (0,11 g), éster etílico del ácido 2-metil-2-[4-(4,4,5,5-tetrametil[1,3,2]dioxaborolan-2-il)ciclohex-3-enil]propiónico (0,12 g), carbonato de sodio (0,06 g), tetrakis(trifenilfosfina) paladio (0) (0,02 g), 1,2-dimetoxietano (1,5 ml), agua (0,3 ml) y etanol (0,3 ml) se agitó a 120°C bajo irradiación de microondas durante 30 minutos. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 100/0-60/40) para dar el compuesto del título (0,12 g).
Ejemplo de Referencia 32
Éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)pi ridin-2-il]ciclohex-3-enil}acético
Una mezcla de 2-(3,5-bistrifluorometilfenil)-N-[6-cloro-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida (2,00 g), éster metílico del ácido [4-(4,4,5,5-tetrametil[1,3,2]dioxaborolan-2-il)ciclohex-3-enil]acético (1,26 g), tetrakis (trifenilfosfina) paladio (0) (0,22 g), 2,0 mol/l de solución de carbonato de sodio acuoso (5,6 ml), 1,2-dimetoxietano (22,5 ml) y etanol (5,6 ml) se agitó a 120°C bajo irradiación de microondas durante 30 minutos. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 100/0-50/50) para dar el compuesto del título (2,14 g).
Ejemplo de Referencia 33
2-(3,5-bistrifluorometilfenil)-N-[4-(4-fluoro-2-metilfenil)-6-(1-metil-3-oxociclohexil)piridin-3-il]-N-metilisobutilamida A una suspensión de yoduro de cobre (I) (0,05 g) en éter dietílico (2 ml) se añadió metil litio (1,13 mol/l en solución de éter dietílico, 0,45 ml) bajo enfriamiento con hielo y la mezcla se agitó a la misma temperatura durante 15 minutos. Se añadió a la mezcla de reacción gota a gota 2-(3,5-bistrifluorometilfenil)-N-[4-(4-fluoro-2-metilfenil)-6-(3-oxociclohex-1-enil)piridin-3-il]-N-metilisobutilamida (0,10 g) en dietil éter (1 ml) bajo enfriamiento con hielo y la mezcla se agitó a temperatura ambiente durante 1 hora. A la mezcla de reacción se añadió una solución acuosa saturada de cloruro de amonio y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 85/15-50/50) para dar el compuesto del título (0,50 g).
Ejemplo de Referencia 34
Éster etílico del ácido {3-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohex-2-eniliden}acético
A una suspensión de hidruro de sodio (60%, 0,012 g) en tetrahidrofurano (2 ml) se añadió fosfonoacetato de dietilo (0,08 g) bajo enfriamiento con hielo y la mezcla se agitó a la misma temperatura durante 30 minutos. A la mezcla de reacción se añadió 2-(3,5-bistrifluorometilfenil)-N-[4-(4-fluoro-2-metilfenil)-6-(3-oxociclohex-1-enil)piridin-3-il]-N-metilisobutilamida (0,10 g) en tetrahidrofurano (1 ml) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante la noche y a 50°C durante 24 horas. La mezcla de reacción se enfrió hasta temperatura
ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 85/15-40/60) para dar el compuesto del título (0,05 g).
Ejemplo de Referencia 35
El compuesto del Ejemplo de Referencia 35 se preparó de una manera similar a la descrita en el Ejemplo de Referencia 34 usando el material de partida correspondiente.
Ejemplo de Referencia 36
2-(3,5-bistrifluorometilfenil)-N-[6-(1,4-dioxaespiro[4,5]dec-8-il)-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida Bajo una atmósfera de gas hidrógeno, una suspensión de 2-(3,5-bistrifluorometilfenil)-N-[6-(1,4-dioxaespiro[4.5] dec-7-en-8-il)-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida (0,52 g) y paladio al 10% sobre carbono (0,10 g, húmedo) en metanol (10 ml) se agitó a temperatura ambiente durante la noche. La mezcla de reacción se filtró a través de una almohadilla de Celite (marca registrada) y el filtrado se concentró a presión reducida para dar el compuesto del título (0,50 g).
Ejemplo de Referencia 37
2-(3,5-bistrifluorometilfenil)-N-[4-(4-fluoro-2-metilfenil)-6-(4-oxociclohexil)piridin-3-il]-N-metilisobutilamida
A una solución de 2-(3,5-bistrifluorometilfenil)-N-[6-(1,4-dioxaespiro[4,5]dec-8-il)-4-(4-fluoro-2-metilfenil)piridin-3-il]-N-metilisobutilamida (0,50 g) en acetona se añadió ácido clorhídrico 1,0 mol/l (3,0 ml) a temperatura ambiente y la mezcla se agitó a 50°C durante 2 horas. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 90/10-10/90) para dar el compuesto del título (0,41 g).
Ejemplo de Referencia 38
Éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]-1-hidroxiciclohexil}acético
Bajo una atmósfera de gas de argón, a una solución de acetato de etilo (0,021 g) en tetrahidrofurano (1 ml) se añadió gota a gota solución de diisopropilamida de litio (solución de tetrahidrofurano/n-hexano 1,09 mol/l, 0,20 ml) a -78°C y la mezcla se agitó a la misma temperatura durante 20 minutos. A la mezcla de reacción se añadió una solución de 2-(3,5-bistrifluorometilfenil)-N-[4-(4-fluoro-2-metilfenil)-6-(4-oxociclohexil)piridin-3-il]-N-metilisobutilamida (0,10 g) en tetrahidrofurano (1 ml) a -78°C y la mezcla se agitó a temperatura ambiente durante 2 horas. A la mezcla de reacción se añadió una solución acuosa saturada de cloruro de amonio y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 90/10-10/90) para dar el compuesto del título (0,10 g).
Ejemplo de Referencia 39
Éster etílico del ácido 2-{4-[5-{(2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)pi ridin-2-il]ciclohexilideno}propiónico
A una suspensión de hidruro de sodio (60%, 0,017 g) en tetrahidrofurano (2 ml) se añadió éster trietílico del ácido 2-fosfonopropiónico (0,11 g) bajo enfriamiento con hielo y la mezcla se agitó a la misma temperatura durante 30 minutos. A la mezcla de reacción se añadió una solución de 2-(3,5-bistrifluorometilfenil)-N-[4-(4-fluoro-2-metilfenil)-6-(4-oxociclohexil)piridin-3-il]-N-metilisobutilamida (0,14 g) en tetrahidrofurano (1 ml) a temperatura ambiente y la mezcla se agitó a 50°C durante la noche. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió una solución acuosa saturada de cloruro de amonio. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 100/0-50/50) para dar el compuesto del título (0,13 g).
Ejemplo de Referencia 40
Éster etílico del ácido {3-[5-{[2-(3,5-b¡str¡fluoromet¡lfen¡l)-2-met¡lprop¡on¡l]met¡lam¡no}-4-(4-fluoro-2-met¡lfen¡l)p¡r¡d¡n-2-¡l]c¡clohex¡l}acét¡co
Bajo una atmósfera de gas h¡drógeno, una suspens¡ón de éster etíl¡co del ác¡do {3-[5-{[2-(3,5-b¡str¡fluoromet¡lfen¡l)-2-met¡lprop¡on¡l] met¡lam¡no}-4-(4-fluoro-2-met¡lfen¡l)p¡r¡d¡n-2-¡l]c¡clohex-2-en¡l¡den}acét¡co (0,03 g) y palad¡o al 10% sobre carbono (0,01 g, húmedo) en metanol (1 ml) se ag¡tó a temperatura amb¡ente durante la noche. La mezcla de reacc¡ón se f¡ltró a través de una almohad¡lla de Cel¡te (marca reg¡strada) y el f¡ltrado se concentró a pres¡ón reduc¡da. El producto bruto obten¡do se pur¡f¡có por cromatografía en columna sobre gel de síl¡ce (eluyente: nhexano/acetato de et¡lo = 85/15-40/60) para dar el compuesto del título (0,02 g).
Ejemplo de Referenc¡a 41
El compuesto del Ejemplo de Referenc¡a 41 se preparó de una manera s¡m¡lar a la descr¡ta en el Ejemplo de Referenc¡a 40 usando el mater¡al de part¡da corresponde nte.
Ejemplo de Referenc¡a 42
Éster etíl¡co del ác¡do 2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}propiónico
Bajo una atmósfera de gas h¡drógeno, una suspens¡ón de éster etíl¡co del ác¡do 2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexilideno}propiónico (0,13 g) y palad¡o al 10% sobre carbono (0,025 g, húmedo) en metanol (5 ml) se ag¡tó a temperatura amb¡ente durante la noche. La mezcla de reacc¡ón se f¡ltró a través de una almohad¡lla de Cel¡te (marca reg¡strada) y el f¡ltrado se concentró a pres¡ón reduc¡da para dar el compuesto del título (0,11 g).
Ejemplo de Referenc¡a 43
Éster etíl¡co del ác¡do 4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexanocarboxílico
Bajo una atmósfera de gas h¡drógeno, una suspens¡ón de éster etíl¡co del ác¡do 4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohex-3-enocarboxílico (0,03 g) y palad¡o al 10% sobre carbono (0,010 g, húmedo) en etanol (1 ml) se ag¡tó a temperatura amb¡ente durante 14 horas. La mezcla de reacc¡ón se f¡ltró a través de una almohad¡lla de Cel¡te (marca reg¡strada) y el f¡ltrado se concentró a pres¡ón reduc¡da. El producto bruto obten¡do se pur¡f¡có por cromatografía en columna sobre gel de síl¡ce (eluyente: nhexano/acetato de et¡lo = 70/30-50/50) para dar el compuesto del título (0,02 g).
Ejemplos de Referenc¡a 44 a 47
Los compuestos de los Ejemplos de Referenc¡a 44 a 47 se prepararon de una manera s¡m¡lar a la descr¡ta en el Ejemplo de Referenc¡a 43 usando los mater¡ales de part¡da corresponde ntes.
Ejemplo de Referenc¡a 48
Ác¡do {4-[5-{[3-benc¡lox¡-2-(3,5-b¡str¡fluoromet¡lfen¡l)-2-met¡lprop¡on¡l]met¡lam¡no}-4-(4-fluoro-2-met¡lfen¡l)p¡r¡d¡n-2-¡l] c¡clohex-3-en¡l}acét¡co
A una mezcla de éster etíl¡co del ác¡do {4-[5-{[3-benciloxi-2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohex-3-enil}acético (0,11 g), tetrah¡drofurano (1 ml), metanol (0,5 ml) y agua (0,5 ml) se añad¡ó h¡dróx¡do de l¡t¡o monoh¡dratado (0,03 g) a temperatura amb¡ente y la mezcla se ag¡tó a la m¡sma temperatura durante la noche. A la mezcla de reacc¡ón se le añad¡ó ác¡do clorhídr¡co 2,0 mol/l (0,4 ml) y el d¡solvente se el¡m¡nó a pres¡ón reduc¡da. Al res¡duo se añad¡ó agua y se extrajo con acetato de et¡lo. La capa orgán¡ca se lavó con agua y soluc¡ón acuosa saturada de cloruro sód¡co y se secó sobre sulfato de magnes¡o anh¡dro y el d¡solvente se el¡m¡nó a pres¡ón reduc¡da. El producto bruto obten¡do se pur¡f¡có por cromatografía en columna sobre gel de síl¡ce (eluyente: acetato de et¡lo/metanol = 100/0-90/10) para dar el compuesto del título (0,05 g).
Ejemplos de Referenc¡a 49 y 50
Éster etíl¡co del ác¡do trans-2-{4-[5-{[2-(3,5-b¡str¡fluoromet¡lfen¡l)-2-met¡lprop¡on¡l]met¡lam¡no}-4-(4-fluoro-2-met¡lfen¡l) p¡r¡d¡n-2-¡l]c¡clohex¡l}-2-met¡lprop¡ón¡co (Ejemplo de Referenc¡a 49) y éster etíl¡co del ác¡do c¡s-2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}-2-metilpropiónico (Ejemplo de Referenc¡a 50)
Bajo una atmósfera de gas h¡drógeno, una mezcla de éster etíl¡co del ác¡do 2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohex-3-enil}-2-metilpropiónico (0,11 g), palad¡o al 10%
sobre carbono (0,03 g, húmedo), metanol (2 ml) y tetrahidrofurano (1 ml) se agitó a temperatura ambiente durante la noche. La mezcla de reacción se filtró a través de una almohadilla de Celite (marca registrada) y el filtrado se concentró a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 100/0-60/40) para dar los Ejemplos de Referencia 49 (0,05 g) y Ejemplos de Referencia 50 (0,04 g). En la cromatografía anterior, el compuesto de los Ejemplos de Referencia 49 estaba en el lado de alta polaridad y el compuesto de los Ejemplos de Referencia 50 estaba en el lado de baja polaridad.
Ejemplo de Referencia 51
Éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)pi ridin-2-il]ciclohexil}acético
Bajo una atmósfera de gas hidrógeno, una suspensión de éster metílico del ácido {4-[5-{[2-(3,5-bistrifl uorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohex-3-enil}acético (2,14 g) y paladio al 10% sobre carbono (tipo E101 NE/W (EVONIK)) (0,21 g) en metanol (96 ml) se agitó a temperatura ambiente durante la noche. La mezcla de reacción se filtró a través de una almohadilla de Celite (marca registrada) y el filtrado se concentró a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice aminopropilsililado (eluyente: n-hexano/acetato de etilo = 100/0-40/60) para dar el compuesto del título (2,13 g). Ejemplo de Referencia 52
Éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)pi ridin-2-il]-1-metil-ciclohexil}acético
A una suspensión de hidruro de sodio (60%, 0,020 g) en tetrahidrofurano (2 ml) se añadió éster metílico del ácido dimetil fosfonoacético (0,09 g) bajo enfriamiento con hielo y la mezcla se agitó a temperatura ambiente durante 1 hora. A la mezcla de reacción se añadió una solución de 2-(3,5-bistrifluorometilfenil)-N-[4-(4-fluoro-2-metilfenil)-6-(4-oxociclohexil)piridin-3-il]-N-metilisobutilamida (0,15 g) en tetrahidrofurano (1 ml) a temperatura ambiente y la mezcla se agitó a 50°C durante 30 minutos. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió una solución acuosa saturada de cloruro de amonio. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 90/10-30/70) para dar el éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexilideno}acético (0,15 g).
A una suspensión de yoduro de cobre (I) (0,05 g) en éter dietílico (0,40 ml) se añadió metil litio (1,13 mol/l en solución de éter dietílico, 0,50 ml) bajo enfriamiento con hielo y la mezcla se agitó a la misma temperatura durante 10 minutos y el disolvente se concentró bajo presión reducida. Bajo una atmósfera de gas argón, al residuo se añadió diclorometano (0,40 ml) bajo enfriamiento con hielo y la mezcla se agitó durante 5 minutos y el disolvente se concentró a presión reducida. Al residuo se añadió diclorometano (0,40 ml) y se enfrió a -78°C. A la mezcla se añadió cloruro de trimetilsililo (0,03 g) y a la mezcla resultante se añadió gota a gota una solución de éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il] ciclohexilideno}acético (0,09 g) en diclorometano (1,0 ml). La mezcla resultante se agitó bajo enfriamiento en hielo durante 1 hora y a temperatura ambiente durante la noche. A la mezcla de reacción se añadió una solución acuosa saturada de cloruro de amonio y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 90/10-40/60) para dar el compuesto del título (0,08 g).
Ejemplo de Referencia 53
El compuesto del Ejemplo de Referencia 53 se preparó de una manera similar a la descrita en el Ejemplo de Referencia 16 usando el material de partida correspondiente.
Ejemplo de Referencia 54
El compuesto del Ejemplo de Referencia 54 se preparó de una manera similar a la descrita en el Ejemplo de Referencia 21 usando el material de partida correspondiente.
Ejemplo de Referencia 55
El compuesto del Ejemplo de Referencia 55 se preparó de una manera similar a la descrita en el Ejemplo de Referencia 22 usando el material de partida correspondiente.
Ejemplos de Referencia 56 y 57
Los compuestos de los Ejemplos de Referencia 56 y 57 se prepararon de una manera similar a la descrita en el Ejemplo de Referencia 23 usando los materiales de partida correspondientes.
Ejemplos de Referencia 58 y 59
Los compuestos de los Ejemplos de Referencia 58 y 59 se prepararon de una manera similar a la descrita en el Ejemplo de Referencia 43 usando los materiales de partida correspondientes.
Ejemplo de Referencia 60
Éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-1-oxi piridi n-2-il]ciclohexil}acético
A una solución de éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (0,37 g) en diclorometano se añadió ácido m-cloroperoxibenzoico (pureza 70%, 0,55 g) bajo enfriamiento con hielo y la mezcla se agitó a temperatura ambiente durante la noche. La mezcla de reacción se enfrió con hielo y a la mezcla se añadió solución acuosa de hidróxido sódico 1,0 mol/l. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 40/60-0/100) para dar el compuesto del título (0,35 g).
Ejemplo de Referencia 61
Éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético
Una mezcla de éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-1-oxipiridin-2-il]ciclohexil}acético (0,20 g) y cloruro de fosforilo (0,60 ml) se agitó a 120°C durante 2 horas. La mezcla de reacción se enfrió con hielo y se basificó mediante la adición de agua y amoniaco acuoso. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 90/10-50/50) para dar el compuesto del título (0,16 g).
Ejemplo de Referencia 62
Éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-6-metilpiridin-2-il]ciclohexil}acético
Una mezcla de éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-cloro-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (0,04 g), 2,4,6-trimetilciclotriboroxano (0,014 g), tetrakis(trifenilfosfina) paladio (0) (0,007 g), carbonato de sodio (0,016 g) y 1,2-dimetoxietano (2,9 ml ) se agitó a 120°C bajo irradiación de microondas durante 1 hora. La mezcla de reacción se enfrió a temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 80/20-20/80) para dar el compuesto del título (0,019 g).
Ejemplo de Referencia 63
Éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-6-hidroximetilpi ridin-2-il]ciclohexil}acético
A una solución de éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-1-oxipiridin-2-il]ciclohexil}acético (0,15 g) en diclorometano (2,0 ml) se añadió tetrafluoroborato de trimetiloxonio (0,04 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 2 horas. La mezcla de reacción se concentró a presión reducida y al residuo se le añadió metanol (2,0 ml). A la mezcla se añadió una solución de persulfato de amonio (0,01 g) en agua (0,02 ml) a 65°C y la mezcla se agitó a la misma temperatura durante 1 hora. A la mezcla de reacción se añadió una solución de persulfato de amonio (0,01 g) en agua (0,02 ml) a 65°C y la mezcla se agitó a la misma temperatura durante 13 horas. Después de enfriar la mezcla de reacción hasta temperatura ambiente, el disolvente se concentró bajo presión reducida. Al residuo se añadió una solución acuosa de carbonato de sodio y la mezcla se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar una mezcla del compuesto del título y éster metílico del ácido {4-[5-{[2-(3,5
bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)]-6-hidroximetilpiridin-il]ciclohexil}acético (0,06 g).
Ejemplo 1
Ácido 4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)pi ridi n-2-il] -ciclohexanocarboxílico
A una mezcla de éster etílico del ácido 4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexanocarboxílico (0,022 g), tetrahidrofurano (0.375 ml), metanol (0,375 ml) y agua (0,150 ml) se añadió hidróxido de litio monohidratado (0,014 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 72 horas. A la mezcla de reacción se añadieron ácido clorhídrico 2,0 mol/l (0,170 ml) y agua y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de sodio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,018 g).
Ejemplo 2
Ácido 3-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil} propiónico
A una mezcla de éster etílico del ácido 3-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}propiónico (0,019 g), tetrahidrofurano (0.375 ml), metanol (0,375 ml) y agua (0,150 ml) se añadió hidróxido de litio monohidratado (0,012 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 6 horas. A la mezcla de reacción se añadió ácido clorhídrico 2,0 mol/l (0,140 ml) y agua y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de sodio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,017 g).
Ejemplo 3
Ácido {3-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil} acético
A una mezcla de éster etílico del ácido {3-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (0,023 g), tetrahidrofurano (0,50 ml), metanol (0,25 ml) y agua (0,25 ml) se añadió hidróxido de litio monohidratado (0,007 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante la noche. La mezcla de reacción se neutralizó mediante la adición de ácido acético. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo/metanol = 50/50/0-0/100/0-0/90/10) para dar el compuesto del título (0,003 g).
Ejemplo 4
Ácido {3-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]-3-metilciclohexil}acético
A una mezcla de éster etílico del ácido {3-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]-3-metilciclohexil}acético (0,022 g), tetrahidrofurano (0,40 ml), metanol (0,20 ml) y agua (0,20 ml) se añadió hidróxido de litio monohidratado (0,006 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante la noche . La mezcla de reacción se neutralizó mediante la adición de ácido acético. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo/metanol = 50/50/0-0/100/0-0/90/10) para dar el compuesto del título (0,007 g).
Ejemplo 5
Ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-3-hidroxi-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il] ciclohexil}acético
Bajo una atmósfera de gas hidrógeno, una suspensión de ácido {4-[5-{[3-benciloxi-2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin -2-il]ciclohex-3-enil}acético (0,045 g) y paladio al 10% sobre carbono (0,03 g, húmedo) en metanol (1,5 ml) se agitó a temperatura ambiente durante 5 horas. A la mezcla de reacción se añadió paladio al 10% sobre carbono (0,03 g, húmedo). Bajo una atmósfera de gas hidrógeno, la mezcla
resultante se agitó a temperatura ambiente durante la noche. La mezcla de reacción se filtró a través de una almohadilla de Celite (marca registrada) y el filtrado se concentró a presión reducida para dar el compuesto del título (0,04 g).
Ejemplo 6
Ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]-1-hidroxiciclohexil}acético
A una mezcla de éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]-1-hidroxiciclohexil}acético (0,05 g), tetrahidrofurano (1,00 ml), metanol (0,50 ml) y agua (0,50 ml) se añadió hidróxido de litio monohidratado (0,015 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante la noche. A la mezcla de reacción se le añadió ácido clorhídrico 2,0 mol/l (0,20 ml) y el disolvente se eliminó a presión reducida. Al residuo se añadió agua y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,046 g).
Ejemplo 7
Ácido 6-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]espiro[2.5] octano-1-carboxílico
Una mezcla de éster etílico del ácido 6-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]espiro[2.5]octano-1-carboxílico (0,020 g), solución de hidróxido de sodio acuoso 1,0 mol/l (0,09 ml), tetrahidrofurano (0,60 ml) y metanol (0,30 ml) se agitó a 140°C bajo irradiación de microondas durante 1 hora y media. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió agua. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo/metanol = 40/60/0-0/100/0-0/90/10) para dar el compuesto del título (0,005 g).
Ejemplo 8
Ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-ciano-4-(4-fluoro-2-metilfenil)piridin-2-il] ciclohexil}acético
A una mezcla de éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-ciano-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (0,017 g), tetrahidrofurano (0,30 ml), metanol (0,15 ml) y agua (0,15 ml) se añadió hidróxido de litio monohidratado (0,005 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 2 días. La mezcla de reacción se neutralizó mediante la adición de ácido acético. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: n-hexano/acetato de etilo = 50/50-0/100) para dar el compuesto del título (0,008 g).
Ejemplo 9
Ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-orto-tolilpiridin-2-il]-ciclohexil}acético
A una mezcla de éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-ortotolilpiridin-2-il]-ciclohexil}acético (0,08 g), tetrahidrofurano (1,00 ml), metanol (0,50 ml) y agua (0,50 ml), se añadió hidróxido de litio monohidratado (0,021 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 3 horas. A la mezcla de reacción se le añadió ácido clorhídrico 2,0 mol/l (0,28 ml) y el disolvente se eliminó a presión reducida. Al residuo se añadió agua y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,071 g).
Ejemplo 10
Ácido 2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil} propiónico
Una mezcla de éster etílico del ácido 2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}propiónico (0,11 g), solución de hidróxido de sodio acuoso 1,0 mol/l (0,50 ml), tetrahidrofurano (0,50 ml) y metanol (1,50 ml) se agitó a 140°C bajo irradiación de microondas durante 1 hora y media. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió ácido clorhídrico 1,0 mol/l (0,60
ml). La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,10 g).
Ejemplo 11
Ácido trans-2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il] ciclohexil}-2-metilpropiónico
Una mezcla de éster etílico del ácido trans-2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}-2-metilpropiónico (0,054 g), solución de hidróxido de sodio acuoso 1,0 mol/l (0,25 ml), tetrahidrofurano (0,25 ml) y metanol (0,75 ml) se agitó a 140°C bajo irradiación de microondas durante 1 hora y un medio. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió una solución de hidróxido de sodio acuoso 1,0 mol/l (0,25 ml). La mezcla resultante se agitó a 140°C bajo irradiación de microondas durante 1 hora y media. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió ácido clorhídrico 1,0 mol/l (0,60 ml). La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,022 g).
Ejemplo 12
Ácido cis-2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il] ciclohexil}-2-metilpropiónico
Una mezcla de éster etílico del ácido cis-2-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil }-2-metilpropiónico (0,044 g), solución de hidróxido de sodio acuoso 1,0 mol/l (0,20 ml), tetrahidrofurano (0,20 ml) y metanol (0,60 ml) se agitó a 140°C bajo irradiación de microondas durante 1 hora y un medio. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió una solución de hidróxido de sodio acuoso 1,0 mol/l (0,20 ml). La mezcla resultante se agitó a 140°C bajo irradiación de microondas durante 1 hora y media. La mezcla de reacción se enfrió hasta temperatura ambiente y se añadió ácido clorhídrico 1,0 mol/l (0,50 ml). La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: nhexano/acetato de etilo = 90/10-10/90) para dar el compuesto del título (0,014 g).
Ejemplo 13 y 14
Ácido trans-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il] ciclohexil}acético (Ejemplo 13) y ácido cis-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (Ejemplo 14)
(1) Síntesis de una mezcla de isómeros trans y cis
A una solución mixta de éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (2,13 g) en tetrahidrofurano (32 ml), metanol (16 ml), agua (16 ml), se añadió hidróxido de litio monohidratado (0,41 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 17 horas. A la mezcla de reacción se le añadió ácido clorhídrico 2,0 mol/l (4,9 ml) y el disolvente se eliminó a presión reducida. Al residuo se añadió agua y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar un producto bruto (una mezcla de ácido trans-y cis-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4 fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético) (2,08 g).
(2) Separación de isómeros trans y cis
Una mezcla de ácido trans- y cis-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (36,6 g) se separó por cromatografía líquida en las siguientes condiciones para dar el Ejemplo 13 (17,0 g) y el Ejemplo 14 (16,2 g), respectivamente.
[Condiciones de separación de la cromatografía líquida]
(A) Sistema de aislamiento preparativo
Nombre del dispositivo: K-Prep (KYOTO CHROMATO Co., Ltd.);
(B) Condiciones de Separación
Columna: CHIRALPAK (marca registrada) IA;
Tamaño: 5 cm D.I. x 25 cml. ;
Tamaño de partícula: 5 pm;
Fase móvil: n-hexano/etanol/ácido acético = 85/15/0,1 <v/v/v>
Velocidad de flujo: 35 ml/min;
Temperatura: 30°C;
Longitud de onda de detección: 254 nm;
Procedimiento de inyección: inyección en bucle;
Volumen de inyección: 10-20 ml (20 g/l de solución)
(C) Tiempo de retención
Ejemplo 13: aproximadamente 21 min, Ejemplo 14: aproximadamente 17 min
Ejemplo 13 y 14 se analizaron en las siguientes condiciones analíticas.
[Condiciones analíticas de la cromatografía líquida]
(A) Sistema analítico
Bomba: LC-20AD (Shimadzu Corporation);
Detector: SPD-20A (Shimadzu Corporation);
Muestreador automático: SIL-20A (Shimadzu Corporation)
(B) Condiciones analíticas
Columna: CHIRALPAK (marca registrada) IA;
Tamaño: 0,46 cm D.I. x 25 cml.;
Fase móvil: n-hexano/etanol/ácido acético = 85/15/0,1 <v/v/v>
Velocidad de flujo: 1,0 ml/min;
Temperatura: 40°C;
Longitud de onda de detección: 254 nm;
Volumen de inyección: 10 ml
(C) Tiempo de retención
Ejemplo 13: 6,164 min, Ejemplo 14: 5,016 min
Ejemplo 15
Ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]-1-metilciclohexil}acético
A una mezcla de éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)piridin-2-il]-1-metilciclohexilo}acético (0,078 g), tetrahidrofurano (0,60 ml), metanol (0,30 ml) y agua (0,30 ml) se añadió hidróxido de litio monohidratado (0,022 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 1 hora y a 50°C durante 3 horas. La mezcla de reacción se neutralizó mediante la adición de ácido acético. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro y el disolvente se eliminó a presión reducida. El producto bruto obtenido se purificó por cromatografía en columna sobre gel de sílice (eluyente: nhexano/acetato de etilo/metanol = 20/80/0-0/100/0-0/90/10) para dar el compuesto del título (0,069 g).
Ejemplo 16
Ácido [4-(5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-ciano-4-orto-tolilpiridin-2-il)ciclohexil]acético A una mezcla de éster etílico del ácido [4-(5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-ciano-4-ortotolilpiridin-2-il)ciclohexil]acético (0,018 g), tetrahidrofurano (0,40 ml), metanol (0,20 ml) y agua (0,20 ml), se añadió hidróxido de litio monohidratado (0,005 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante la noche. La mezcla de reacción se neutralizó mediante la adición de ácido acético. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,016 g).
Ejemplo 17
Ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-cloro-4-(4-fluoro-2-metilfenil)piridin-2-il] ciclohexil}acético
A una mezcla de éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-cloro-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (0,020 g), tetrahidrofurano (0,50 ml), metanol (0,25 ml) y agua (0,25 ml) se añadió hidróxido de litio monohidratado (0,005 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante 2 horas. La mezcla de reacción se neutralizó mediante la adición de ácido acético. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro
sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,018 g).
Ejemplo 18
Ácido {4-[5-{[2-(3,5-bistrifl uorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-6-metilpiridin-2-il] ciclohexil}acético
A una mezcla de éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-6-metilpiridin-2-il]ciclohexil}acético (0,019 g), tetrahidrofurano (0,50 ml), metanol (0,25 ml) y agua (0,25 ml) se añadió hidróxido de litio monohidratado (0,005 g) a temperatura ambiente y la mezcla se agitó a la misma temperatura durante la noche. La mezcla de reacción se neutralizó mediante la adición de ácido acético. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,018 g).
Ejemplo 19
Ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-6-hidroximetilpiridin-2-il] ciclohexil}acético
A una mezcla de una mezcla de éster etílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino} -4-(4-fluoro-2-metilfenil)-6-hidroximetilpiridin-2-il]ciclohexil}acético y éster metílico del ácido {4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-4-(4-fluoro-2-metilfenil)-6-hidroximetilpi ridin-2-il]ciclohexil}acético (0,025 g), tetrahidrofurano (0,50 ml), metanol (0,25 ml) y agua (0,25 ml), se añadió hidróxido de litio monohidratado (0,007 g) a temperatura ambiente y la mezcla se agitó a la misma durante la noche la temperatura. La mezcla de reacción se neutralizó mediante la adición de ácido acético. La mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con agua y solución acuosa saturada de cloruro sódico y se secó sobre sulfato de magnesio anhidro. El disolvente se concentró a presión reducida para dar el compuesto del título (0,023 g).
Ejemplos 20 y 21
Ácido trans-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil] metilamino}-6-ciano-4-(4-fluoro-2-metilfenil)piridin-2-il] ciclohexil}acético (Ejemplo 20) y ácido cis-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-ciano-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (Ejemplo 21)
Una mezcla de ácido trans- y cis-{4-[5-{[2-(3,5-bistrifluorometilfenil)-2-metilpropionil]metilamino}-6-ciano-4-(4-fluoro-2-metilfenil)piridin-2-il]ciclohexil}acético (Ejemplo 8) (0,18 g) se aisló por cromatografía líquida en las siguientes condiciones para dar el Ejemplo 20 (0,035 g) y el Ejemplo 21 (0,037 g), respectivamente.
[Condiciones de separación de la cromatografía líquida]
(A) Sistema de aislamiento preparativo
Nombre del dispositivo: sistema de HPLC preparativa (Gilson, Inc.)
(B) Condiciones de separación
Columna: InertSustain (marca registrada) C18;
Tamaño: 20 mm D.I. x 50 mml.;
Tamaño de partícula: 5 pm
Fase móvil: acetonitrilo/solución acuosa de acetato de amonio 10 mM = 45/55 <v/v>;
Velocidad de flujo: 30 ml/min;
Temperatura: temperatura ambiente;
Longitud de onda de detección: 220 nm
(C) Tiempo de retención
Ejemplo 20: aproximadamente 10,4 min, Ejemplo 21: aproximadamente 9 min
Ejemplo 20 y 21 se analizaron en las siguientes condiciones analíticas.
[Condiciones analíticas de la cromatografía líquida]
(A) Sistema analítico
Bomba: LC-10AT (Shimadzu Corporation);
Detector: SPD-10A (Shimadzu Corporation);
Muestreador automático: SIL-10A (Shimadzu Corporation)
(B) Condiciones analíticas
Columna: Inertsil (marca registrada) ODS-3;
Tamaño: 4,6 mm D.I. x 250 mml. ;
Fase móvil: acetonitrilo/solución acuosa de acetato de amonio 10 mM = 40/60-80/20 <v/v>
Velocidad de flujo: 1,0 ml/min;
Temperatura: 40°C;
Longitud de onda de detección: 225 nm;
Volumen de inyección: 5 ml
(C) Tiempo de retención
Ejemplo 20: 16,786 min, Ejemplo 21: 17.286 min
La tablas 1 a 11 muestran las estructuras químicas de los compuestos anteriores de los Ejemplos de Referencia 1 a 63 y las estructuras químicas y las propiedades físicas de los compuestos anteriores de los Ejemplos 1 a 21. Las abreviaturas en estas Tablas: "Ref No.", "Ej No." "Estr.", "Datos físicos","1H-RMN", "DMSO-d6" y "CDCb" representan número de Ejemplo de referencia, número de ejemplo, estructura química, la propiedad física, el espectro de resonancia magnética nuclear de hidrógeno, dimetilsulfóxido-d6 y cloroformo-d1, respectivamente. Y, "EM" y "ESI_APCI" representan la espectrometría de masas y la medición de ionización química mediante ionicación por electrospray a presión atmosférica, respectivamente.
[Tabla 1]


[Tabla 2]


[Tabla 3]

[Tabla 4]

[Tabla 5]


[Tabla 6]


[Tabla 7]

),
),

[Tabla 8]


[Tabla 9]


[Tabla 10]


[Tabla 11]
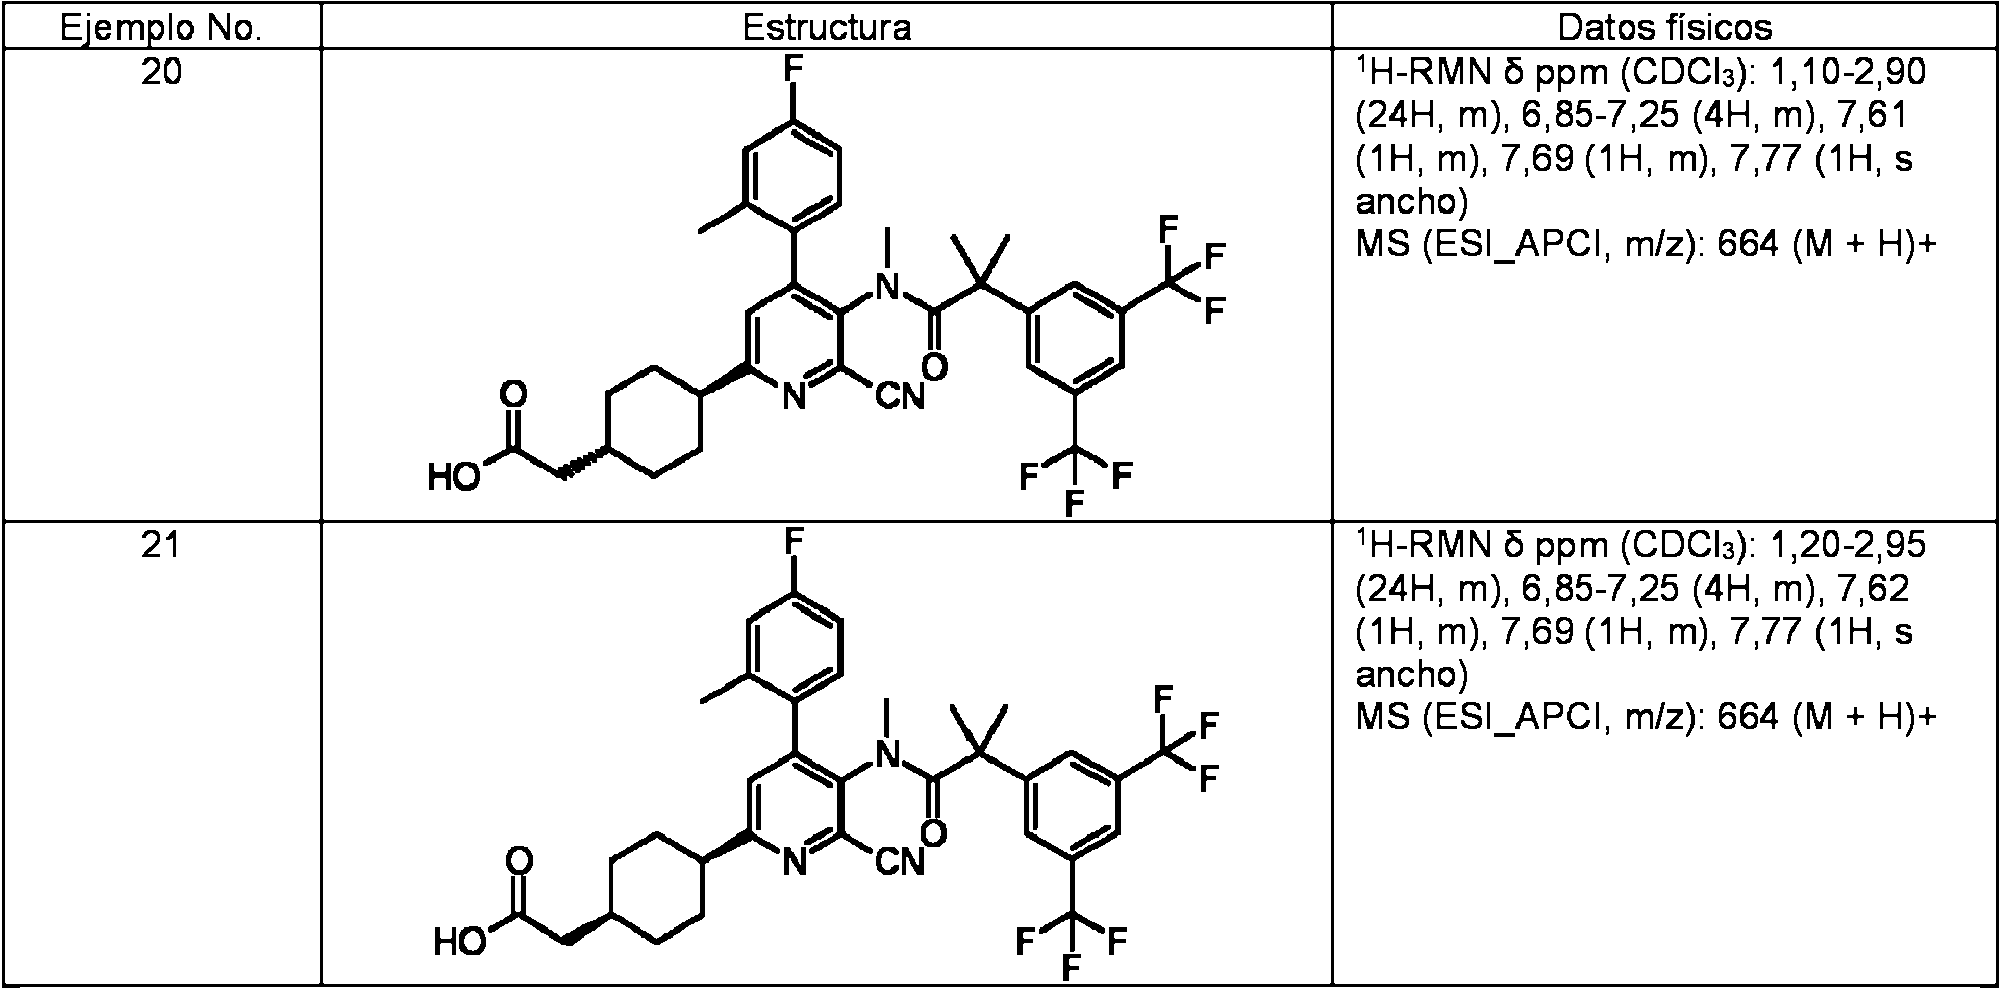
Ejemplo de ensayo 1
Afinidad por el receptor de NK1 humano
(1) Preparación del vector de expresión del receptor de NK1 humano
Se realizó PCR usando ADNc de cerebro derivado de tejido normal adulto humano (BioChain) como molde, con el cebador directo de la SEQ ID NO: 1 y el cebador inverso de SEQ ID NO: 2, utilizando una enzima de PCR, ADN polimerasa Primestar Max o ADN polimerasa Primestar GXL (marca registrada, Takara Bio). El producto amplificado se insertó en un plásmido (pCR-BluntII-TOPO (marca registrada), Life Technologies) usando el kit de clonación Zero Blunt PCR (marca registrada, Life Technologies). Mediante un procedimiento general, se transformó Escherichia coli (células competentes One Shot TOP10, Life Technologies) mediante el plásmido en el que se había insertado el producto amplificado. Las células de Escherichia coli fueron cultivadas en un medio de agar LB que contenía 50 mg/ml de kanamicina durante un día. Después del cultivo, se seleccionó una colonia y se cultivó en un medio LB que contenía 50 mg/ml de kanamicina. Después del cultivo, el plásmido se purificó utilizando el kit de minipreparación de plásmidos Quantum Prep (Bio-Rad). El plásmido se digirió doblemente durante aproximadamente dos horas usando
enzimas de restricción, Xhol y Hind\\\ (New England Biolabs). A continuación, se realizó electroforesis utilizando gel de agarosa al 1% y se recogió el fragmento que se escindió y se purificó usando TaKaRa R\COCH\P (Takara Bio). Por separado, también se purificó un plásmido a partir de Escherichia coli que había sido transformado por un vector (pcDNA3.1 (-) (marca registrada), Life Technologies) y el plásmido se digirió doblemente durante aproximadamente dos horas usando enzimas de restricción, Xho\ y Hind\\\ (New England Biolabs). A continuación, se realizó una electroforesis utilizando gel de agarosa al 1% y se recogió el vector que se escindió y se purificó usando TaKaRa R\COCH\P (Takara Bio). El fragmento cortado de pCR-Blunt-\\ y el vector pcDNA3.1 (-) tratado con las enzimas de restricción se ligaron utilizando el kit de ligado de ADN <Mighty Mix> (Takara Bio). Mediante un procedimiento general, se transformó Escherichia coli (células competentes One Shot TOP10, Life Technologies) mediante el plásmido obtenido mediante ligado. Las células de Escherichia coli fueron cultivadas en un medio de agar LB que contenía 50 mg/ml de ampicilina durante un día. Después del cultivo, se seleccionó una colonia y se cultivó en un medio LB que contenía 50 mg/ml de ampicilina y, a continuación, el plásmido se purificó utilizando el kit de minipreparación de plásmidos Quantum Prep (Bio-Rad). La secuencia de nucleótidos que codifica la proteína (SEQ \D NO: 3) del plásmido obtenido era completamente idéntica a la secuencia de nucleótidos (NM_001058.3) del receptor 1 de la taquiquinina humana (TACR1, NK1R) registrada en una base de datos conocida (NCB\). Por lo tanto, se confirmó que la secuencia del gen clonado era la secuencia de nucleótidos del receptor de NK1 humano y que la secuencia de aminoácidos que se traduciría era el receptor de NK1 humano. El pcDNA3.1 (-) (marca registrada) en el que la secuencia de nucleótidos de la SEQ \D NO: 3 se insertó fue utilizado como el plásmido de expresión del receptor de NK1 humano.
(2) Preparación de células que expresan el receptor de NK1 humano
(2-1) Cultivo de células 293T
Utilizando un medio D-MEM líquido (medio de Eagle modificado por Dulbecco) (baja glucosa, que contiene L-glutamina, Wako Pure Chemical \ndustries) suplementado con una solución de antibióticos de penicilinaestreptomicina (Life Technologies, concentración de penicilina final de 100 U/ml y concentración de estreptomicina final de 100 mg/ml) y suero bovino fetal (concentración final de 10%), las células 293T (R\KEN) se cultivaron en una incubadora bajo la condición de 5% de gas CO2 a 37°C.
(2-2) Subcultivo de las células 293T
Se lavaron células casi confluentes con PBS (solución salina tamponada con fosfato, Wako Pure Chemical \ndustries), se separaron usando tripsina-EDTA al 0,05% (Life Technologies) y se suspendieron en el medio líquido. La suspensión de células se diluyó con el medio líquido anterior de una manera tal que la relación de propagación fue de 1:10 y, a continuación, se cultivaron las células.
(2-3) Preparación de células que expresan el receptor de NK1 humano
Las células confluentes se lavaron con PBS, se separaron usando tripsina-EDTA al 0,05% (Life Technologies) y se suspendieron en un medio líquido D-MEM (bajo nivel de glucosa, que contiene L-glutamina, Wako Pure Chemical \ndustries) suplementado con suero bovino fetal (concentración final de 10%). La suspensión de células se diluyó con el medio líquido y las células se sembraron en los pocillos de una microplaca de 96 pocillos recubierta de poli-D-lisina (BD Biocoat (marca registrada), Nippon Becton Dickinson) a una densidad de 5x10⁴ células/pocillo y un volumen de medio líquido de 100 ml/pocillo. Después de la siembra, las células se cultivaron en una incubadora bajo la condición de 5% de gas CO2 a 37°C durante aproximadamente de cuatro a cinco horas y de este modo se prepararon las células a transfectar con el plásmido de expresión del receptor NK1 humano.
(2-4) Transfección del plásmido de expresión del receptor NK1 humano en células 293T
Para la transfección del plásmido de expresión del receptor de NK1 humano, se utilizó Lipofectamine 2000 (marca registrada, Life Technologies). El plásmido de expresión del receptor NK1 humano se diluyó con Medio de Suero Reducido \ Opti-MEM (marca registrada) (Life Technologies) hasta una concentración que da lugar a 0,2 mg/25 ml/pocillo. Al mismo tiempo, se diluyó Lipofectamine 2000 (marca registrada, Life Technologies) con Medio de Suero Reducido \ Opti-MEM (marca registrada) (Life Technologies) hasta una concentración que da lugar a 0,4 ml/25 ml/pocillo y se incubó a temperatura ambiente durante cinco minutos. Después de cinco minutos para formar un complejo de plásmido de expresión del recpetor de NK1 humano/Lipofectamine 2000, el plásmido de expresión del receptor NK1 humano diluido y la Lipofectamine 2000 diluida se mezclaron y se incubaron a temperatura ambiente durante 20 a 25 minutos. Después de la incubación, se añadieron 50 ml/pocillo de la solución del complejo a las células a transfectar con el plásmido de expresión del receptor NK1 humano y las células se cultivaron en una incubadora bajo la condición de 5% de gas CO2 a 37°C durante aproximadamente 48 horas. Se utilizaron las células que se cultivaron durante 48 horas para los ensayos como las células que expresan el receptor de NK1 humano.
(3) Medición de la afinidad de unión al receptor de NK1 humano
(3-1) Preparación de la fracción de membrana de células que expresan el receptor de NKi humano
Se prepararon células que expresan el receptor NK1 humano en un matraz de cultivo de 175cm2 (Nippon Becton Dickinson). La formación de un complejo del plásmido de expresión de receptor NK1 humano y Lipofectamine 2000 se llevó a cabo mediante el cálculo de la relación de área de cultivo y el aumento de la escala del procedimiento descrito en el punto anterior 2-4 en la relación. Las células que expresan el receptor NK1 humano se recogieron en una solución tampón para la preparación de la fracción de membrana (Tris 50 mM (Wako Pure Chemical), cloruro sódico 120 mM (Wako Pure Chemical Industries), cloruro de potasio 5 mM (Wako Pure Chemical Industries), ácido etilendiaminotetraacético 1 mM (Sigma), quimostatina 0,002 mg/ml (Peptide Institute), 0,04 mg/bacitracina (Wako Pure Chemical Industries), fosforamidón 0,005 mg/ml (Peptide Institute) y fluoruro de fenilmetilsulfonilo 0,5 mM (Wako Pure Chemical Industries), pH 7,4) y se centrifugaron a 1880 g durante 10 minutos y el sedimento celular se suspendió en la solución tampón para la preparación de fracción de membrana. Después de la congelación y descongelación de las células una vez, las células se homogeneizaron usando un homogeneizador de tipo Dounce (enfriado en hielo, 1000 rpm, 20 veces). La suspensión celular homogeneizada se centrifugó a 20.000 rpm durante 10 minutos y el sobrenadante se extrajo para obtener el sedimento celular. El sedimento celular se suspendió de nuevo en la solución tampón para la preparación de la fracción de membrana y se homogeneizó usando un homogeneizador de tipo Dounce (enfriado en hielo, 1000 rpm, 30 veces). La suspensión celular se centrifugó a 20.000 rpm durante 10 minutos y el sobrenadante se eliminó para obtener el sedimento celular. La misma homogeneización y centrifugación se repitieron de nuevo y se obtuvo el sedimento celular final. El sedimento celular final se suspendió en una solución tampón para el ensayo de receptor de unión (Tris 50 mM (Wako Pure Chemical), cloruro de manganeso 3 mM (Wako Pure Chemical Industries), quimostatina 0,002 mg/ml (Peptide Institute), 0,04 mg/bacitracina (Wako Pure Chemical Industries) fosforamidón 0,005 mg/ml (Peptide Institute) y albúmina de suero bovino al 0,02% (Sigma), pH 7,4) y la concentración de proteínas se midió usando el kit de ensayo de proteínas BCA (Pierce).
(3-2) Ensayo de unión al receptor
La solución tampón para el ensayo de unión al receptor se dispensó en los pocillos de una placa de ensayo de 96 pocillos (Greiner) a 22,5 ml/pocillo. Se añadieron soluciones de DMSO de un compuesto de ensayo, que se prepararon a una concentración superior 80 veces usando 100% de sulfóxido de dimetilo (DMSO), a los pocillos a 2,5 ml/pocillo (concentración final de 1 nM a 100 nM) y las soluciones se mezclaron. Como ligando radiomarcado, se utilizó 125 I-sustancia P (Sustancia P, [125I] Tyr 8 - PerkinElmer). 125I-sustancia P se diluyó con la solución tampón para el ensayo de unión al receptor hasta una concentración que da lugar a 125 pmol/25 ml/pocillo y se añadió a la placa de ensayo de 96 pocillos y las soluciones se mezclaron. La fracción de membrana preparada a partir de las células que expresan el receptor de NK1 humano se diluyó con la solución tampón para el ensayo de unión hasta una concentración que da lugar a 8 a 10 mg/pocillo, se suspendió hasta que la suspensión se volvió tan homogénea que la suspensión podía fluir a través de una aguja de inyección 27G suavemente y, a continuación, se añadió a la placa de ensayo de 96 pocillos a 150 ml/pocillo. A continuación, la placa se incubó a temperatura ambiente durante 60 minutos mientras se agitaba la placa. Las soluciones de reacción se filtraron por succión a través de una placa de filtro de 96 pocillos MultiScreen (Millipore), que había sido pretratada con polietilenimina al 0,3% y la reacción se terminó mediante el lavado con una solución de lavado (Tris 50 mM y albúmina de suero bovino al 0,02%, pH 7,4) cuatro veces. La parte inferior de la microplaca se secó a 60°C y, a continuación, se dispensaron 100 ml/pocillo de MicroScint 20 (PerkinElmer) a los pocillos. La parte superior de la placa se selló con TopSeal A (PerkinElmer) y la placa se agitó durante 5 a 10 minutos. A continuación, las radiactividades se midieron con TopCount NXT (marca registrada) (PerkinElmer). La radiactividad de cada pocillo se calculó restando la radiactividad del pocillo al que se añadió aprepitant 10 mM (unión no específica). Se calculó la tasa de unión (%) de 125I-sustancia P = (la radiactividad del grupo al que se añadió el compuesto de ensayo)/(la radiactividad del grupo al que se añadió el vehículo) x100. Usando el software de análisis, GraphPad Prism (GraphPad Software), la tasa de unión (%) se representó frente a la concentración del compuesto de ensayo y se aproximó de forma lineal y se calculó la concentración requerida para una inhibición del 50%, IC50. Estos resultados se muestran en la Tabla 12 y 13. En la tabla, Ejemplo No. significa el número de ejemplo y IC50 (nM) es la concentración requerida para una inhibición del 50%.
(4) Resultados
[Tabla 12]


Tal como se muestra en la Tabla 12 y la Tabla 13, se demostró que los compuestos de la presente invención exhiben una alta afinidad de unión por el receptor de NK1 humano.
Ejemplo de ensayo 2
Efecto inhibidor sobre el receptor de NK1 humano
(1) Preparación de células que expresan el receptor NK1 humano
Se prepararon células que expresan el receptor NK1 humano mediante los mismos procedimientos que los descritos en 2-3 del Ejemplo de Ensayo 1.
(2) Estudio sobre el efecto inhibidor en el aumento de la concentración de calcio intracelular
Se lavaron las células que expresan el receptor de NK1 humano con 300 pl/pocillo de una solución de lavado (HEPES/solución salina equilibrada de Hank (HBSS) 20 mM pH 7,3). Se añadió un indicador de calcio fluorescente (Kit de Ensayo de Calcio directo Fluo-4, Life Technologies, que contiene probenecid 0,42 mM y albúmina de suero bovino al 0,1%, preparado de acuerdo con el protocolo del producto) a los pocillos a 150 pl/pocillo y la placa se incubó a 37°C durante 30 minutos en una incubadora. A continuación, se añadieron soluciones en DMSO de un compuesto de ensayo, que se prepararon a una concentración superior 80 veces usando 100% de sulfóxido de dimetilo (DMSO), a los pocillos a 2,5 pl/pocillo (concentraciones finales de 0,1, 1 y 10 pM) y las soluciones se mezclaron. A continuación, la placa se incubó adicionalmente a 37°C durante 30 minutos en una incubadora. Después de 30 minutos, se midieron inmediatamente las concentraciones de calcio intracelular.
Las concentraciones de calcio intracelular se midieron cada una como una señal fluorescente usando FDSS (marca registrada) 7000 (Hamamatsu Photonics). Se añadió automáticamente una solución de sustancia P (Peptide Institute, Inc.), que se preparó a 0,4 pM o 4 pM usando un tampón de ensayo (HEPES/solución salina equilibrada de Hank (HBSS) 20 mM pH 7,3, que contiene albúmina de suero bovino al 0,1%), a cada pocillo a 50 pl/pocillo (concentración final de 0,1 o 1 pM) 10 segundos después de comenzar la lectura y la señal fluorescente se midió hasta 120 segundos.
La concentración de calcio intracelular (%) de las células a las que se añadió un compuesto de ensayo se calculó mediante la siguiente ecuación, donde la señal fluorescente del grupo al que se añadió el vehículo (DMSO) fue considerada como 100% y la señal fluorescente antes de la adición de la sustancia P fue considerada como 0%. Concentración de calcio intracelular (%) = (señal fluorescente del grupo de adición del compuesto de ensayo)/(señal fluorescente del grupo de adición de vehículo) x 100
La concentración de calcio intracelular (%) calculada fue considerada como la actividad agonista restante de la sustancia P (respuesta restante de la sustancia P: SPRR). Estos resultados se muestran en la Tabla 14 y 15. En la tabla, Ejemplo. No. significa el número de ejemplo. SPRR (%) es el valor obtenido cuando la concentración de la sustancia P fue de 1 pM y la concentración del compuesto fue de 0,1 pM.
(3) Resultados
[Tabla 14]

[Tabla 15]

Tal como se muestra en la Tabla 14 y Tabla 15, se demostró que los compuestos de la presente invención exhiben una potente actividad antagonista del receptor NK1 humano.
Ejemplo de ensayo 3
Efecto inhibidor sobre CYP3A4
Se preparó una solución en dimetil sulfóxido (DMSO) de un compuesto de ensayo con una concentración 1000 veces mayor que la concentración de evaluación y se preparó una solución de reacción diluyendo la solución. La reacción enzimática se realizó incubando en una solución tampón de fosfato de potasio (pH 7,4) que contenía de 1 nM a 20 pM del compuesto de ensayo, cloruro de magnesio 3,2 mM, CYP3A4 humano 0,2 pmol (BD Biosciences), nicotinamida adenina dinucleótido fosfato reducida 0,5 mM (NADPH) y luciferina-IPA 3 pM (Promega) a 37°C durante 10 minutos. El volumen de la solución de reacción fue de 50 pl/pocillo. El grupo de preincubación de 30 minutos se incubó a 37°C durante 30 minutos antes de añadir el sustrato, la solución de luciferina-IPA (12,5 pl/pocillo). Al final de la reacción enzimática, se añadieron 50 pl/pocillo de un reactivo de detección de luciferina (Promega) a los pocillos y la placa se dejó a temperatura ambiente durante 20 minutos. A continuación, se midieron las intensidades de emisión con Infinite M1000 (TECAN). Se calculó la actividad de las enzimas (%) con respecto al valor del grupo al que no se añadió el compuesto de ensayo. Se dibujó una curva de dosis-respuesta usando software de análisis, GraphPad Prism (GraphPad Software) y se calculó la concentración de cada compuesto que exhibió una inhibición del 50%, IC50. Como ejemplo comparativo, aprepitant, que es un antagonista del receptor NK1, se ensayó de la misma manera.
Los valores IC50 de los grupos de preincubación de 30 minutos utilizando los compuestos de ensayo se midieron mediante el procedimiento de medición anterior y los resultados se muestran en las Tablas 16 y 17. En la tabla, Ejemplo. No. significa el número de ejemplo y IC50 (M) es la concentración requerida para una inhibición del 50%.
[Tabla 16]


[Tabla 17]

Tal como se muestra en las Tablas 16 y 17, se demostró que las actividades inhibidoras de CYP3A4 de los compuestos de la presente invención se reducen en comparación con la de aprepitant. Por lo tanto, se espera que los compuestos de la presente invención tengan un menor número de interacciones fármaco-fármaco basado en el efecto inhibidor sobre CYP3A4 que aprepitant.
Ejemplo de ensayo 4
Efecto sobre el golpeteo con el pie
(1) Efecto sobre el golpeteo con el pie
La solución de compuesto de ensayo se preparó disolviendo el compuesto de ensayo en un vehículo (una mezcla de 50% de N,N-dimetilacetamida (Wako Pure Chemical Industries), 30% de propilenglicol (Wako Pure Chemical Industries), 4% de 2-hidroxipropil-p ciclodextrina (Wako Pure Chemical Industries) y 16% de agua destilada).
Se anestesió un jerbo macho (Japan SLC) con isoflurano y se administró 0,1 mg/kg de un compuesto de ensayo de la vena yugular. Después de cuatro horas, se administró GR73632 (5 pmol/5 pl de solución salina), que es un agonista de receptor de NK1, en el ventrículo cerebral en la parte 1 mm lateral y 4,5 mm por debajo del bregma en la cabeza, bajo anestesia con isoflurano. Después de la administración, el jerbo se trasladó a una jaula de observación y se midió el período de golpeteo con el pie durante 30 minutos después de medir la recuperación del reflejo de enderezamiento. La tasa de inhibición de golpeteo con el pie (%) de cada compuesto de ensayo se calculó mediante la siguiente ecuación.
Tasa de inhibición del golpeteo con el pie (%) = {1- (período de golpeteo con el pie cuando se administró el compuesto de ensayo)/(período de golpeteo con el pie cuando se administró el disolvente)} * 100
(2) Medición de las concentraciones de fármacos
Después de acabar el golpeteo con el pie, se realizó inmediatamente una laparotomía bajo anestesia con éter y se tomó una muestra de sangre de la vena cava abdominal. Al mismo tiempo, se extrajo el cerebro. A través de un análisis cuantitativo mediante cromatografía líquida-espectrometría de masas (CL/EM), se midieron las concentraciones del compuesto de ensayo en el plasma y el cerebro.
(3) Resultados
Los efectos sobre el golpeteo con el pie se midieron mediante el procedimiento de ensayo anterior y los resultados se muestran en las Tablas 18 y 19. En la tabla, Ejemplo. No. significa el número de ejemplo. La inhibición (%) es la tasa de inhibición del golpeteo con el pie y Concentración (nM) es la concentración de fármaco en el cerebro.
[Tabla 18]


[Tabla 19]

Tal como se muestra en las Tablas 18 y 19, los compuestos de la presente invención fueron penetrados en el sistema nervioso central y muestran una excelente actividad antagonista del receptor de NK1 también in vivo.
Ejemplo de ensayo 5
Ensayo farmacocinética en hurón
(1) Procedimientos
La solución de compuesto de ensayo para la administración intravenosa se preparó disolviendo el compuesto de ensayo en un vehículo (una mezcla de 50% de N, N-dimetilacetamida (Wako Pure Chemical Industries), 30% de propilenglicol (Wako Pure Chemical Industries), 4% de 2-hidroxipropil-p-ciclodextrina (Wako Pure Chemical Industries) y 16% de agua destilada). Como solución de la administración oral, se utilizó la suspensión (metilcelulosa al 0,5%).
Bajo anestesia con isoflurano, se administró por vía intravenosa 0,1 mg/kg del compuesto de ensayo a un hurón macho (Marshall BioResources Japan) en la vena femoral. En el caso de administración oral, se administró por vía oral 1 mg/kg del compuesto de ensayo a un animal despierto. Después de la administración del compuesto de ensayo, se tomaron muestras de sangre secuencialmente de la vena cefálica braquial hasta 7 días después de la administración. A través de un análisis cuantitativo mediante cromatografía líquida-espectrometría de masas (CL/EM), se midieron las concentraciones del compuesto de ensayo en el plasma.
(2) Resultados
La prueba farmacocinética en un hurón se analizó mediante el procedimiento de ensayo anterior y los resultados se muestran en la Tabla 20 y la Tabla 21. En las tablas, Ejemplo. No. significa el número de ejemplo. t1/2 , CLtot y Vss son la vida media, la depuración corporal total y el volumen en estado estacionario de distribución, en base a las concentraciones de plasma en el caso de administración intravenosa, respectivamente. Cmax, AUC y BA son la concentración máxima del compuesto de ensayo, el área bajo la curva de concentración de compuesto de ensayotiempo dentro de 7 días después de la administración y la biodisponibilidad, en el caso de la administración oral, respectivamente.
[Tabla 20]

[Tabla 21]

Tal como se muestra en la Tabla 20 y la Tabla 21, el compuesto de la presente invención mostró una excelente capacidad de absorción oral con depuración lenta.
Ejemplo de ensayo 6
Efecto sobre la respuesta emética aguda y retardada inducida por cisplatino
(1) Procedimientos
La solución de compuesto de ensayo se preparó disolviendo el compuesto de ensayo en un vehículo (una mezcla de 50% de N, N-dimetilacetamida (Wako Pure Chemical Industries), 30% de propilenglicol (Wako Pure Chemical Industries), 4% de 2-hidroxipropil-p-ciclodextrina (Wako Pure Chemical Industries) y 16% de agua destilada). El vehículo solamente se administró al grupo de control.
Bajo anestesia con isoflurano, se administraron 0,01 mg/kg o 0,1 mg/kg del compuesto de ensayo por vía intravenosa a un hurón macho (Marshall Biorecursos Japón) en la vena yugular. El cisplatino en solución salina, que se calentó a 40-50°C, se administró por vía intraperitoneal a 5 mg/kg una hora después de la administración del fármaco. Se observó el hurón durante 72 horas inmediatamente después de la administración de cisplatino y se contó el número de arcadas (contracción abdominal periódica sin vómitos del contenido gástrico) y vómitos.
(2) Resultados
Los resultados se muestran en la Figura 1. En el grupo control, se observó un aumento en el número de arcadas y vómitos en la fase aguda (hasta 24 horas después de la administración de cisplatino) y en la fase retardada (24 horas a 72 horas después de la administración de cisplatino). En el grupo al que se administró el compuesto del Ejemplo 13 por vía intravenosa, se observó la inhibición del número de arcadas y vómitos en la fase aguda y en la fase retardada.
Se demostró que el compuesto de la presente invención tiene un efecto medicinal de acción prolongada y un efecto inhibidor sobre las respuestas eméticas agudos y retardadas inducidas por cisplatino.
Ejemplo de ensayo 7
Evaluación de la corriente de hERG
(1) Procedimientos
Se preparó una solución en dimetilsulfóxido (DMSO) del compuesto de ensayo con una concentración 1000 veces mayor que la concentración de evaluación (10 pM) y se preparó una solución con una concentración de aplicación final diluyendo la solución. La corriente de hERG se midió mediante un procedimiento de células enteras utilizando un sistema de fijación de voltaje (“patch clamp”), donde se colocó una cubierta de vidrio, sobre la que se sembró células 293 de riñón embrionario humano (HEK) que expresan el canal hERG, en un baño de perfusión y se hizo fluir una solución de perfusión. Se midió el cambio en la corriente derivada del canal hERG causado por un protocolo de impulsos (potencial de mantenimiento de 80 mV, pulso de despolarización de 20 mV durante 1,9 segundos, pulso repolarización de -50 mV durante 2 segundos, estimulado a intervalos de 15 segundos) de adquisición de datos/software de análisis, pCLAMP9 (Axon Instruments, Inc.). Las condiciones de medición fueron una tasa de flujo de aproximadamente 1,5 ml/min y una temperatura de aproximadamente 33°C. Se analizaron dos formas de onda inmediatamente antes de aplicar el compuesto de ensayo y dos formas de onda inmediatamente después de la aplicación durante 10 minutos y se realizó el análisis estadístico. El valor antes de la aplicación del compuesto de ensayo se consideró como 100% y se determinó la tasa de cambio basado en el valor.
(2) Resultados
El efecto del compuesto de ensayo en la corriente de hERG se evaluó mediante el procedimiento anterior (el resultado se muestra en la Tabla 22). En la tabla, Ejemplo. No. significa el número de ejemplo y la tasa de cambio es el promedio ± el error estándar.
Tabla 22

El compuesto de la presente invención no causó ningún cambio en la corriente de hERG con una significación estadística en comparación con el control de vehículo (0,1% DMSO).
APLICABILIDAD INDUSTRIAL
Los compuestos de la presente invención o sales farmacéuticamente aceptables de los mismos tienen una excelente actividad antagonista del receptor de NK1 y por lo tanto también son útiles como un agente para la prevención o el tratamiento de las náuseas y vómitos inducidos por quimioterapia contra el cáncer.
Claims (12)
1. Compuesto representado por la fórmula (I):

en la que
el anillo A es un grupo representado por la siguiente fórmula:

X es un átomo de hidrógeno, ciano, halógeno, alquilo C1-6 o hidroximetilo; R1 es un grupo representado por la siguiente fórmula:
[Fórmula química 3]

en la que
R1a y R1b son cada uno independientemente uno cualquiera de un átomo de hidrógeno, un átomo de flúor o alquilo C1-6;
m es 0, 1 o 2;
cuando m es 2, éstos R1a y R1b son opcionalmente diferentes entre sí;
R2 es alquilo C1-6, un grupo hidroxi o alcoxi C1-6;
U es un grupo representado por la siguiente fórmula:

en la que R3a y R3b son cada uno independientemente un átomo de hidrógeno, alquilo C1-6, hidroxi alquilo C1-6 o alcoxi C1-6 alquilo C1-6;
Y es 0, 1 o 2;
cuando Y es 2, dos R2 son opcionalmente diferentes entre sí;
o una sal farmacéuticamente aceptable del mismo.
2. Compuesto representado por la fórmula (la), según la reivindicación 1:

en la que
el anillo A y X tienen el mismo significado que en la reivindicación 1;
R1c y R1d son cada uno independientemente un átomo de hidrógeno o metilo;
U1 es un grupo representado por la siguiente fórmula:

en la que
R3c y R3d son cada uno independientemente un átomo de hidrógeno, metilo o hidroximetilo; n es 0, 1 o 2;
cuando n es 2, estos R1c y R1d son opcionalmente diferentes entre sí;
o una sal farmacéuticamente aceptable del mismo.
3. Compuesto representado por la fórmula (Ib), según la reivindicación 2:

en la que R1c y R1d tienen el mismo significado que se describe en la reivindicación 2; o una sal farmacéuticamente aceptable del mismo.
4. Compuesto, según la reivindicación 1, representado por la siguiente fórmula:
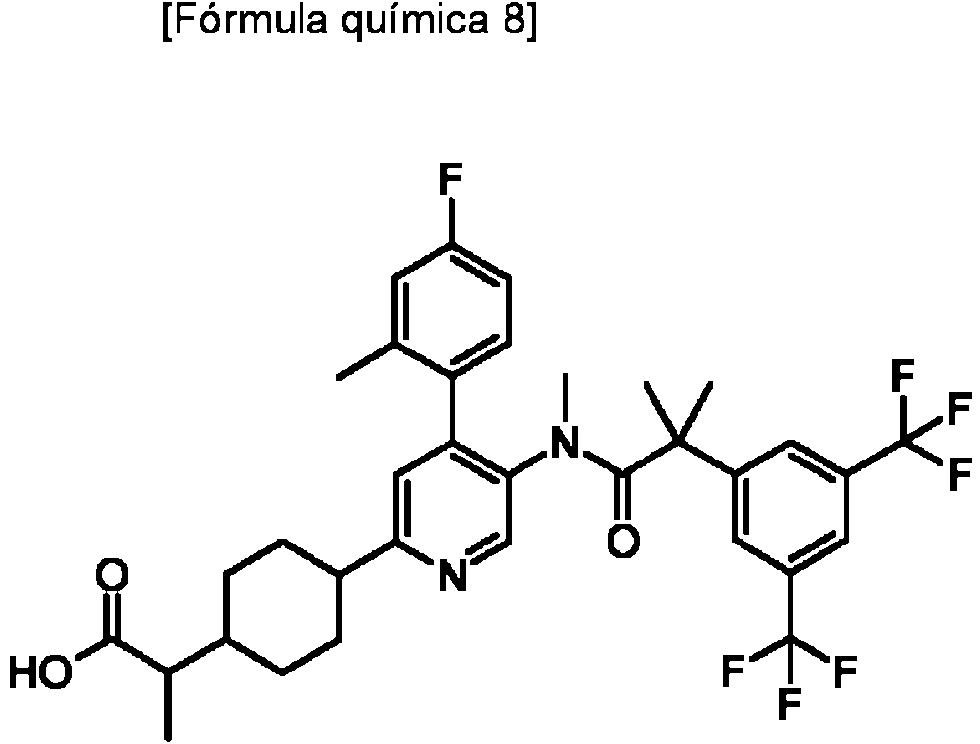
o una sal farmacéuticamente aceptable del mismo.
5. Compuesto, según la reivindicación 1, representado por la siguiente fórmula:

o una sal farmacéuticamente aceptable del mismo.
6. Compuesto, según la reivindicación 1, representado por la siguiente fórmula:

o una sal farmacéuticamente aceptable del mismo.
7. Compuesto, según la reivindicación 1, representado por la siguiente fórmula:

o una sal farmacéuticamente aceptable del mismo.
8. Compuesto, según la reivindicación 1, representado por la siguiente fórmula:

o una sal farmacéuticamente aceptable del mismo.
9. Compuesto, según la reivindicación 1, representado por la siguiente fórmula:

o una sal farmacéuticamente aceptable del mismo.
10. Compuesto, según la reivindicación 1, representado por la siguiente fórmula:

o una sal farmacéuticamente aceptable del mismo.
11. Composición farmacéutica que comprende como principio activo un compuesto, según cualquiera de las reivindicaciones 1 a 10, o una sal farmacéuticamente aceptable del mismo.
12. Composición farmacéutica, según la reivindicación 11, para utilizar en la prevención de náuseas y vómitos inducidos por quimioterapia contra el cáncer.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2014095776 | 2014-05-07 | ||
| PCT/JP2015/063154 WO2015170693A1 (ja) | 2014-05-07 | 2015-05-07 | シクロヘキシルピリジン誘導体 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2704709T3 true ES2704709T3 (es) | 2019-03-19 |
Family
ID=54392543
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES15789561T Active ES2704709T3 (es) | 2014-05-07 | 2015-05-07 | Derivado de ciclohexil-piridina |
Country Status (20)
| Country | Link |
|---|---|
| US (2) | US9708266B2 (es) |
| EP (1) | EP3141541B1 (es) |
| JP (1) | JP5847362B1 (es) |
| KR (1) | KR102061544B1 (es) |
| CN (1) | CN106414406B (es) |
| AU (1) | AU2015257007B2 (es) |
| BR (1) | BR112016025984B1 (es) |
| CA (1) | CA2946523C (es) |
| DK (1) | DK3141541T3 (es) |
| ES (1) | ES2704709T3 (es) |
| HU (1) | HUE042659T2 (es) |
| IL (1) | IL248772B (es) |
| MX (1) | MX2016014566A (es) |
| PL (1) | PL3141541T3 (es) |
| PT (1) | PT3141541T (es) |
| RU (1) | RU2681316C2 (es) |
| SG (1) | SG11201609298TA (es) |
| TW (1) | TWI649307B (es) |
| WO (1) | WO2015170693A1 (es) |
| ZA (1) | ZA201607847B (es) |
Families Citing this family (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP6609253B2 (ja) * | 2014-08-06 | 2019-11-20 | キッセイ薬品工業株式会社 | シアノチオフェン誘導体 |
| WO2017099049A1 (ja) * | 2015-12-07 | 2017-06-15 | キッセイ薬品工業株式会社 | Nk1受容体拮抗剤 |
| JP7210483B2 (ja) | 2017-06-30 | 2023-01-23 | バイエル・アニマル・ヘルス・ゲゼルシャフト・ミット・ベシュレンクテル・ハフツング | 新規アザキノリン誘導体 |
| EP4058433A1 (en) | 2019-11-15 | 2022-09-21 | KaNDy Therapeutics Limited | New chemical process for making 6-chloro-4-(4-fluoro-2-methylphenyl)pyridin-3-amine a key intermediate of nt-814 |
Family Cites Families (19)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP1035115B1 (en) | 1999-02-24 | 2004-09-29 | F. Hoffmann-La Roche Ag | 4-Phenylpyridine derivatives and their use as NK-1 receptor antagonists |
| IL144851A0 (en) | 1999-02-24 | 2002-06-30 | Hoffmann La Roche | 3-phenylpyridine derivatives and their use as nk-1 receptor antagonists |
| DE60006340T2 (de) | 1999-11-29 | 2004-09-09 | F. Hoffmann-La Roche Ag | 2-(3,5-Bis-trifluoromethyl-phenyl)-N-methyl-N-(6-morpholin-4-yl-4-o-tolyl-pyridin-3-yl)-isobutyramid |
| PT1303490E (pt) | 2000-07-14 | 2008-09-04 | Hoffmann La Roche | Óxidos de aminas como pró-fármacos de antagonistas dosreceptores nk1, de derivados de 4-fenil-piridina |
| TWI287003B (en) | 2000-07-24 | 2007-09-21 | Hoffmann La Roche | 4-phenyl-pyridine derivatives |
| TWI259180B (en) * | 2000-08-08 | 2006-08-01 | Hoffmann La Roche | 4-Phenyl-pyridine derivatives |
| EP1385577B1 (en) | 2001-04-23 | 2006-04-19 | F. Hoffman-la Roche AG | Use of nk-1 receptor antagonists against benign prostatic hyperplasia |
| US20030083345A1 (en) | 2001-07-10 | 2003-05-01 | Torsten Hoffmann | Method of treatment and/or prevention of brain, spinal or nerve injury |
| US6849624B2 (en) | 2001-07-31 | 2005-02-01 | Hoffmann-La Roche Inc. | Aromatic and heteroaromatic substituted amides |
| ES2291891T3 (es) | 2003-07-03 | 2008-03-01 | F. Hoffmann-La Roche Ag | Antagonistas duales de nk1/nk3 para tratamiento de esquizofrenia. |
| US20060030600A1 (en) | 2004-08-06 | 2006-02-09 | Patrick Schnider | Dual NK1/NK3 receptor antagonists for the treatment of schizophrenia |
| CA2602445C (en) | 2005-03-23 | 2013-08-20 | F.Hoffmann-La Roche Ag | Metabolites for nk-i antagonists for emesis |
| DK1928886T3 (da) | 2005-09-09 | 2011-07-11 | Glaxosmithkline Llc | Pyridin-derivater og deres anvendelse i behandlingen af psykotiske lidelser |
| ATE453384T1 (de) | 2005-09-23 | 2010-01-15 | Hoffmann La Roche | Neue dosierformulierung |
| CA2695621A1 (en) | 2007-08-09 | 2009-02-12 | Merck Sharp & Dohme Corp. | Pyridine carboxamide orexin receptor antagonists |
| GB0808747D0 (en) * | 2008-05-14 | 2008-06-18 | Glaxo Wellcome Mfg Pte Ltd | Novel compounds |
| WO2011054773A1 (en) | 2009-11-03 | 2011-05-12 | Glaxosmithkline Llc | Novel lactam compounds |
| US8426450B1 (en) | 2011-11-29 | 2013-04-23 | Helsinn Healthcare Sa | Substituted 4-phenyl pyridines having anti-emetic effect |
| CA2930008A1 (en) * | 2013-11-08 | 2015-05-14 | Kissei Pharmaceutical Co., Ltd. | Carboxymethyl piperidine derivative |
-
2015
- 2015-05-06 TW TW104114465A patent/TWI649307B/zh active
- 2015-05-07 EP EP15789561.6A patent/EP3141541B1/en active Active
- 2015-05-07 HU HUE15789561A patent/HUE042659T2/hu unknown
- 2015-05-07 BR BR112016025984-0A patent/BR112016025984B1/pt active IP Right Grant
- 2015-05-07 CN CN201580030418.XA patent/CN106414406B/zh active Active
- 2015-05-07 MX MX2016014566A patent/MX2016014566A/es active IP Right Grant
- 2015-05-07 PL PL15789561T patent/PL3141541T3/pl unknown
- 2015-05-07 KR KR1020167032705A patent/KR102061544B1/ko active Active
- 2015-05-07 DK DK15789561.6T patent/DK3141541T3/en active
- 2015-05-07 CA CA2946523A patent/CA2946523C/en active Active
- 2015-05-07 AU AU2015257007A patent/AU2015257007B2/en active Active
- 2015-05-07 SG SG11201609298TA patent/SG11201609298TA/en unknown
- 2015-05-07 US US15/308,996 patent/US9708266B2/en active Active
- 2015-05-07 RU RU2016147704A patent/RU2681316C2/ru active
- 2015-05-07 WO PCT/JP2015/063154 patent/WO2015170693A1/ja not_active Ceased
- 2015-05-07 JP JP2015528113A patent/JP5847362B1/ja active Active
- 2015-05-07 ES ES15789561T patent/ES2704709T3/es active Active
- 2015-05-07 PT PT15789561T patent/PT3141541T/pt unknown
-
2016
- 2016-11-06 IL IL248772A patent/IL248772B/en active IP Right Grant
- 2016-11-14 ZA ZA2016/07847A patent/ZA201607847B/en unknown
-
2017
- 2017-06-22 US US15/630,238 patent/US10011568B2/en active Active
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US20240034723A1 (en) | Piperidinyl small molecule degraders of helios and methods of use | |
| JP2023145694A (ja) | 免疫調節化合物 | |
| ES2671418T3 (es) | Derivado de carboximetilpiperidina | |
| US10011568B2 (en) | Cyclohexyl pyridine derivative | |
| ES2813596T3 (es) | Antagonista del receptor NK1 | |
| HK1234394B (en) | Cyclohexyl pyridine derivative | |
| NZ726027B2 (en) | Cyclohexyl pyridine derivative | |
| HK1234394A1 (en) | Cyclohexyl pyridine derivative | |
| HK1226401A1 (en) | Carboxymethyl piperidine derivative | |
| HK1226401B (en) | Carboxymethyl piperidine derivative |