ES2719790T3 - Acidos ftalámicos N-sustituidos-5 sustituidos como inhibidores de la sortilina - Google Patents
Acidos ftalámicos N-sustituidos-5 sustituidos como inhibidores de la sortilina Download PDFInfo
- Publication number
- ES2719790T3 ES2719790T3 ES14702497T ES14702497T ES2719790T3 ES 2719790 T3 ES2719790 T3 ES 2719790T3 ES 14702497 T ES14702497 T ES 14702497T ES 14702497 T ES14702497 T ES 14702497T ES 2719790 T3 ES2719790 T3 ES 2719790T3
- Authority
- ES
- Spain
- Prior art keywords
- pyridin
- methyl
- acid
- phthalamic acid
- bromo
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 239000002253 acid Substances 0.000 title claims description 10
- 102100032889 Sortilin Human genes 0.000 title description 22
- 108010014657 sortilin Proteins 0.000 title description 22
- 239000003112 inhibitor Substances 0.000 title description 6
- 150000007513 acids Chemical group 0.000 title description 3
- 150000001875 compounds Chemical class 0.000 claims abstract description 92
- 150000003839 salts Chemical class 0.000 claims abstract description 22
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims abstract description 19
- 229910052736 halogen Inorganic materials 0.000 claims abstract description 17
- 125000000217 alkyl group Chemical group 0.000 claims abstract description 15
- 229910052739 hydrogen Inorganic materials 0.000 claims abstract description 9
- 229910052799 carbon Inorganic materials 0.000 claims abstract description 8
- 229910052757 nitrogen Inorganic materials 0.000 claims abstract description 8
- 125000006273 (C1-C3) alkyl group Chemical group 0.000 claims abstract description 6
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 claims abstract description 6
- 229910052731 fluorine Inorganic materials 0.000 claims abstract description 3
- 238000000034 method Methods 0.000 claims description 76
- -1 Ci-C6 alkyl Chemical group 0.000 claims description 37
- 239000000651 prodrug Substances 0.000 claims description 20
- 229940002612 prodrug Drugs 0.000 claims description 20
- 238000011282 treatment Methods 0.000 claims description 18
- 208000002193 Pain Diseases 0.000 claims description 16
- 239000008194 pharmaceutical composition Substances 0.000 claims description 16
- 150000002367 halogens Chemical group 0.000 claims description 15
- 201000001320 Atherosclerosis Diseases 0.000 claims description 11
- 230000036407 pain Effects 0.000 claims description 11
- 239000003085 diluting agent Substances 0.000 claims description 10
- 208000015122 neurodegenerative disease Diseases 0.000 claims description 10
- 208000033808 peripheral neuropathy Diseases 0.000 claims description 9
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 claims description 9
- 230000007850 degeneration Effects 0.000 claims description 8
- 230000004770 neurodegeneration Effects 0.000 claims description 8
- 239000003937 drug carrier Substances 0.000 claims description 7
- 208000026072 Motor neurone disease Diseases 0.000 claims description 6
- 208000036110 Neuroinflammatory disease Diseases 0.000 claims description 6
- 229910052801 chlorine Inorganic materials 0.000 claims description 6
- 208000005264 motor neuron disease Diseases 0.000 claims description 6
- 230000003959 neuroinflammation Effects 0.000 claims description 6
- 208000027232 peripheral nervous system disease Diseases 0.000 claims description 6
- 239000000546 pharmaceutical excipient Substances 0.000 claims description 6
- 208000020016 psychiatric disease Diseases 0.000 claims description 6
- 238000002560 therapeutic procedure Methods 0.000 claims description 6
- 125000006274 (C1-C3)alkoxy group Chemical group 0.000 claims description 5
- MXGLAJZUFCFEBH-UHFFFAOYSA-N 2-(pyridin-2-ylmethylcarbamoyl)-5-(trifluoromethyl)benzoic acid Chemical compound OC(=O)C1=CC(C(F)(F)F)=CC=C1C(=O)NCC1=CC=CC=N1 MXGLAJZUFCFEBH-UHFFFAOYSA-N 0.000 claims description 5
- SWTSZQOLTCIAHY-UHFFFAOYSA-N 2-[(4,5-dimethylpyrimidin-2-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound N1=C(C)C(C)=CN=C1NC(=O)C1=CC=C(C(F)(F)F)C=C1C(O)=O SWTSZQOLTCIAHY-UHFFFAOYSA-N 0.000 claims description 5
- JWCUSQCZMQIBMR-UHFFFAOYSA-N 2-[(6-methylpyridin-2-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound CC1=CC=CC(NC(=O)C=2C(=CC(=CC=2)C(F)(F)F)C(O)=O)=N1 JWCUSQCZMQIBMR-UHFFFAOYSA-N 0.000 claims description 5
- OIVHVJKYQGQOLI-UHFFFAOYSA-N 2-[(6-methylpyridin-2-yl)carbamoyl]-5-propylbenzoic acid Chemical compound OC(=O)C1=CC(CCC)=CC=C1C(=O)NC1=CC=CC(C)=N1 OIVHVJKYQGQOLI-UHFFFAOYSA-N 0.000 claims description 5
- YFXRITGJMFWXMO-UHFFFAOYSA-N 5-bromo-2-[(6-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC=CC(NC(=O)C=2C(=CC(Br)=CC=2)C(O)=O)=N1 YFXRITGJMFWXMO-UHFFFAOYSA-N 0.000 claims description 5
- 208000024827 Alzheimer disease Diseases 0.000 claims description 5
- 206010002026 amyotrophic lateral sclerosis Diseases 0.000 claims description 5
- 229910052794 bromium Inorganic materials 0.000 claims description 5
- GGNQGWGMXHHBCE-UHFFFAOYSA-N 2-(5,6,7,8-tetrahydroquinolin-2-ylcarbamoyl)-5-(trifluoromethyl)benzoic acid Chemical compound OC(=O)C1=CC(C(F)(F)F)=CC=C1C(=O)NC1=CC=C(CCCC2)C2=N1 GGNQGWGMXHHBCE-UHFFFAOYSA-N 0.000 claims description 4
- PXCPDRSHZKRSOE-UHFFFAOYSA-N 2-(pyridin-3-ylmethylcarbamoyl)-5-(trifluoromethyl)benzoic acid Chemical compound OC(=O)C1=CC(C(F)(F)F)=CC=C1C(=O)NCC1=CC=CN=C1 PXCPDRSHZKRSOE-UHFFFAOYSA-N 0.000 claims description 4
- KBJFDXSCVPOXDT-UHFFFAOYSA-N 2-(pyridin-4-ylmethylcarbamoyl)-5-(trifluoromethyl)benzoic acid Chemical compound OC(=O)C1=CC(C(F)(F)F)=CC=C1C(=O)NCC1=CC=NC=C1 KBJFDXSCVPOXDT-UHFFFAOYSA-N 0.000 claims description 4
- RIQZVHLGXPHNJH-UHFFFAOYSA-N 2-[(2,6-dimethylpyridin-4-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound CC1=NC(C)=CC(NC(=O)C=2C(=CC(=CC=2)C(F)(F)F)C(O)=O)=C1 RIQZVHLGXPHNJH-UHFFFAOYSA-N 0.000 claims description 4
- LELIIQVQLIHINF-UHFFFAOYSA-N 2-[(2-methoxypyridin-4-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound C1=NC(OC)=CC(NC(=O)C=2C(=CC(=CC=2)C(F)(F)F)C(O)=O)=C1 LELIIQVQLIHINF-UHFFFAOYSA-N 0.000 claims description 4
- SHZGRLMZVIKWGD-UHFFFAOYSA-N 2-[(2-methylpyrimidin-4-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound CC1=NC=CC(NC(=O)C=2C(=CC(=CC=2)C(F)(F)F)C(O)=O)=N1 SHZGRLMZVIKWGD-UHFFFAOYSA-N 0.000 claims description 4
- CVAINIUYHKSLAC-UHFFFAOYSA-N 2-[(6-methoxypyridin-2-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound COC1=CC=CC(NC(=O)C=2C(=CC(=CC=2)C(F)(F)F)C(O)=O)=N1 CVAINIUYHKSLAC-UHFFFAOYSA-N 0.000 claims description 4
- AFAHRNMXIINIEN-UHFFFAOYSA-N 2-[(6-methylpyridin-2-yl)carbamoyl]-5-prop-1-en-2-ylbenzoic acid Chemical compound OC(=O)C1=CC(C(=C)C)=CC=C1C(=O)NC1=CC=CC(C)=N1 AFAHRNMXIINIEN-UHFFFAOYSA-N 0.000 claims description 4
- RNQLAUVLLWNETM-UHFFFAOYSA-N 5-bromo-2-(quinolin-2-ylcarbamoyl)benzoic acid Chemical compound OC(=O)C1=CC(Br)=CC=C1C(=O)NC1=CC=C(C=CC=C2)C2=N1 RNQLAUVLLWNETM-UHFFFAOYSA-N 0.000 claims description 4
- VUEVZNCCLVVJSD-UHFFFAOYSA-N 5-bromo-2-[(2-methylpyridin-4-yl)carbamoyl]benzoic acid Chemical compound C1=NC(C)=CC(NC(=O)C=2C(=CC(Br)=CC=2)C(O)=O)=C1 VUEVZNCCLVVJSD-UHFFFAOYSA-N 0.000 claims description 4
- XPTZYUYHLHWETQ-UHFFFAOYSA-N 5-bromo-2-[(2-methylpyrimidin-4-yl)carbamoyl]benzoic acid Chemical compound CC1=NC=CC(NC(=O)C=2C(=CC(Br)=CC=2)C(O)=O)=N1 XPTZYUYHLHWETQ-UHFFFAOYSA-N 0.000 claims description 4
- GECWRDBPXLCGLO-UHFFFAOYSA-N 5-bromo-2-[(3-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC=CN=C1NC(=O)C1=CC=C(Br)C=C1C(O)=O GECWRDBPXLCGLO-UHFFFAOYSA-N 0.000 claims description 4
- FMDZYKWWDFLYOI-UHFFFAOYSA-N 5-bromo-2-[(4,6-dimethylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC(C)=NC(NC(=O)C=2C(=CC(Br)=CC=2)C(O)=O)=C1 FMDZYKWWDFLYOI-UHFFFAOYSA-N 0.000 claims description 4
- WWZLYHCETNZETE-UHFFFAOYSA-N 5-bromo-2-[(5,6-dichloropyridin-2-yl)carbamoyl]benzoic acid Chemical compound OC(=O)C1=CC(Br)=CC=C1C(=O)NC1=CC=C(Cl)C(Cl)=N1 WWZLYHCETNZETE-UHFFFAOYSA-N 0.000 claims description 4
- PZEUNCMGFDMDFD-UHFFFAOYSA-N 5-bromo-2-[(5,6-dimethylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound N1=C(C)C(C)=CC=C1NC(=O)C1=CC=C(Br)C=C1C(O)=O PZEUNCMGFDMDFD-UHFFFAOYSA-N 0.000 claims description 4
- OUYADFGXNHTUDZ-UHFFFAOYSA-N 5-bromo-2-[(5-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound N1=CC(C)=CC=C1NC(=O)C1=CC=C(Br)C=C1C(O)=O OUYADFGXNHTUDZ-UHFFFAOYSA-N 0.000 claims description 4
- TZGYGZLGXQPEPP-UHFFFAOYSA-N 5-bromo-2-[(6-methylpyridazin-3-yl)carbamoyl]benzoic acid Chemical compound N1=NC(C)=CC=C1NC(=O)C1=CC=C(Br)C=C1C(O)=O TZGYGZLGXQPEPP-UHFFFAOYSA-N 0.000 claims description 4
- QREVNDHHRYLAOW-UHFFFAOYSA-N 5-bromo-2-[(6-methylpyridin-3-yl)carbamoyl]benzoic acid Chemical compound C1=NC(C)=CC=C1NC(=O)C1=CC=C(Br)C=C1C(O)=O QREVNDHHRYLAOW-UHFFFAOYSA-N 0.000 claims description 4
- NQYYTIFBQHUTBS-UHFFFAOYSA-N 5-bromo-2-[(6-methylpyrimidin-4-yl)carbamoyl]benzoic acid Chemical compound C1=NC(C)=CC(NC(=O)C=2C(=CC(Br)=CC=2)C(O)=O)=N1 NQYYTIFBQHUTBS-UHFFFAOYSA-N 0.000 claims description 4
- 208000018737 Parkinson disease Diseases 0.000 claims description 4
- 206010039073 rheumatoid arthritis Diseases 0.000 claims description 4
- KVTVWSRXECDHQR-UHFFFAOYSA-N 2-[(6-methylpyridin-2-yl)carbamoyl]-5-propan-2-ylbenzoic acid Chemical compound OC(=O)C1=CC(C(C)C)=CC=C1C(=O)NC1=CC=CC(C)=N1 KVTVWSRXECDHQR-UHFFFAOYSA-N 0.000 claims description 3
- DYPLYEPDUGMASY-UHFFFAOYSA-N 2-[[3-chloro-5-(trifluoromethyl)pyridin-2-yl]carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound OC(=O)C1=CC(C(F)(F)F)=CC=C1C(=O)NC1=NC=C(C(F)(F)F)C=C1Cl DYPLYEPDUGMASY-UHFFFAOYSA-N 0.000 claims description 3
- 208000008035 Back Pain Diseases 0.000 claims description 3
- 208000020925 Bipolar disease Diseases 0.000 claims description 3
- 206010009900 Colitis ulcerative Diseases 0.000 claims description 3
- 208000011231 Crohn disease Diseases 0.000 claims description 3
- 208000032131 Diabetic Neuropathies Diseases 0.000 claims description 3
- 206010065390 Inflammatory pain Diseases 0.000 claims description 3
- 208000004550 Postoperative Pain Diseases 0.000 claims description 3
- 201000007737 Retinal degeneration Diseases 0.000 claims description 3
- 208000006011 Stroke Diseases 0.000 claims description 3
- 208000030886 Traumatic Brain injury Diseases 0.000 claims description 3
- 201000006704 Ulcerative Colitis Diseases 0.000 claims description 3
- 230000001154 acute effect Effects 0.000 claims description 3
- 208000005298 acute pain Diseases 0.000 claims description 3
- 125000003545 alkoxy group Chemical group 0.000 claims description 3
- 206010015037 epilepsy Diseases 0.000 claims description 3
- 201000006417 multiple sclerosis Diseases 0.000 claims description 3
- 208000004296 neuralgia Diseases 0.000 claims description 3
- 208000021722 neuropathic pain Diseases 0.000 claims description 3
- 108091008695 photoreceptors Proteins 0.000 claims description 3
- 230000002265 prevention Effects 0.000 claims description 3
- 230000004258 retinal degeneration Effects 0.000 claims description 3
- 208000002320 spinal muscular atrophy Diseases 0.000 claims description 3
- 230000009529 traumatic brain injury Effects 0.000 claims description 3
- GAFVBLKKCZBSJZ-UHFFFAOYSA-N 5-bromo-2-(pyridin-3-ylcarbamoyl)benzoic acid Chemical compound OC(=O)C1=CC(Br)=CC=C1C(=O)NC1=CC=CN=C1 GAFVBLKKCZBSJZ-UHFFFAOYSA-N 0.000 claims description 2
- 208000008930 Low Back Pain Diseases 0.000 claims description 2
- SJDCSLRKJRGPLH-UHFFFAOYSA-N methyl 2-[(5,6-dimethylpyridin-2-yl)carbamoyl]-4,5-bis(trifluoromethyl)benzoate Chemical compound COC(=O)C1=CC(C(F)(F)F)=C(C(F)(F)F)C=C1C(=O)NC1=CC=C(C)C(C)=N1 SJDCSLRKJRGPLH-UHFFFAOYSA-N 0.000 claims description 2
- 208000000094 Chronic Pain Diseases 0.000 claims 2
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid group Chemical group C(C1=CC=CC=C1)(=O)O WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 claims 1
- RRURMLMUKBHXDY-UHFFFAOYSA-N ethyl 4,5-dichloro-2-[(2-methylpyrimidin-4-yl)carbamoyl]benzoate;propan-2-yl 4,5-dichloro-2-[(2-methylpyrimidin-4-yl)carbamoyl]benzoate Chemical compound CCOC(=O)C1=CC(Cl)=C(Cl)C=C1C(=O)NC1=CC=NC(C)=N1.CC(C)OC(=O)C1=CC(Cl)=C(Cl)C=C1C(=O)NC1=CC=NC(C)=N1 RRURMLMUKBHXDY-UHFFFAOYSA-N 0.000 claims 1
- 125000005843 halogen group Chemical group 0.000 abstract 2
- 125000004438 haloalkoxy group Chemical group 0.000 abstract 1
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 131
- 239000000543 intermediate Substances 0.000 description 126
- 238000005160 1H NMR spectroscopy Methods 0.000 description 70
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 61
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 42
- 102100037632 Progranulin Human genes 0.000 description 37
- 101710114165 Progranulin Proteins 0.000 description 36
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 35
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 32
- 239000007787 solid Substances 0.000 description 31
- 210000004027 cell Anatomy 0.000 description 30
- 239000000203 mixture Substances 0.000 description 27
- 239000000243 solution Substances 0.000 description 27
- PCJGZPGTCUMMOT-ISULXFBGSA-N neurotensin Chemical compound C([C@@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CC(C)C)C(O)=O)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCCN)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CC(C)C)NC(=O)[C@H]1NC(=O)CC1)C1=CC=C(O)C=C1 PCJGZPGTCUMMOT-ISULXFBGSA-N 0.000 description 26
- 101800001814 Neurotensin Proteins 0.000 description 25
- 102000050267 Neurotensin Human genes 0.000 description 25
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 24
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 24
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 21
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 20
- 230000027455 binding Effects 0.000 description 20
- 238000006243 chemical reaction Methods 0.000 description 18
- GLXDVVHUTZTUQK-UHFFFAOYSA-M lithium hydroxide monohydrate Substances [Li+].O.[OH-] GLXDVVHUTZTUQK-UHFFFAOYSA-M 0.000 description 18
- 239000011541 reaction mixture Substances 0.000 description 18
- PQVSTLUFSYVLTO-UHFFFAOYSA-N ethyl n-ethoxycarbonylcarbamate Chemical compound CCOC(=O)NC(=O)OCC PQVSTLUFSYVLTO-UHFFFAOYSA-N 0.000 description 17
- 229940040692 lithium hydroxide monohydrate Drugs 0.000 description 17
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 15
- 235000019439 ethyl acetate Nutrition 0.000 description 15
- 239000002904 solvent Substances 0.000 description 14
- 230000005764 inhibitory process Effects 0.000 description 13
- 230000002829 reductive effect Effects 0.000 description 12
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 11
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 11
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 11
- 239000002609 medium Substances 0.000 description 10
- 108090000623 proteins and genes Proteins 0.000 description 10
- 125000001424 substituent group Chemical group 0.000 description 10
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 9
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 9
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 9
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 9
- 201000010099 disease Diseases 0.000 description 9
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 9
- 238000000746 purification Methods 0.000 description 9
- 229910052938 sodium sulfate Inorganic materials 0.000 description 9
- 235000011152 sodium sulphate Nutrition 0.000 description 9
- 239000007832 Na2SO4 Substances 0.000 description 8
- KDLHZDBZIXYQEI-UHFFFAOYSA-N palladium Substances [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 8
- 102000004169 proteins and genes Human genes 0.000 description 8
- 238000004809 thin layer chromatography Methods 0.000 description 8
- 239000003643 water by type Substances 0.000 description 8
- 108010025020 Nerve Growth Factor Proteins 0.000 description 7
- 230000000875 corresponding effect Effects 0.000 description 7
- 230000000694 effects Effects 0.000 description 7
- 230000012202 endocytosis Effects 0.000 description 7
- 239000007788 liquid Substances 0.000 description 7
- 238000002953 preparative HPLC Methods 0.000 description 7
- 238000012360 testing method Methods 0.000 description 7
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 6
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 6
- 102100022704 Amyloid-beta precursor protein Human genes 0.000 description 6
- 239000007821 HATU Substances 0.000 description 6
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 6
- 102000007072 Nerve Growth Factors Human genes 0.000 description 6
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 6
- 239000004480 active ingredient Substances 0.000 description 6
- 238000003556 assay Methods 0.000 description 6
- 125000004432 carbon atom Chemical group C* 0.000 description 6
- 230000006870 function Effects 0.000 description 6
- 230000003993 interaction Effects 0.000 description 6
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 6
- 230000004044 response Effects 0.000 description 6
- 108010028554 LDL Cholesterol Proteins 0.000 description 5
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical class CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 5
- 239000002671 adjuvant Substances 0.000 description 5
- DZHSAHHDTRWUTF-SIQRNXPUSA-N amyloid-beta polypeptide 42 Chemical compound C([C@@H](C(=O)N[C@@H](C)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@H](C(=O)NCC(=O)N[C@@H](CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCCCN)C(=O)NCC(=O)N[C@@H](C)C(=O)N[C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)NCC(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](C(C)C)C(=O)NCC(=O)NCC(=O)N[C@@H](C(C)C)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](C)C(O)=O)[C@@H](C)CC)C(C)C)NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@@H](NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@@H](NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)CNC(=O)[C@H](CO)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](C)NC(=O)[C@@H](N)CC(O)=O)C(C)C)C(C)C)C1=CC=CC=C1 DZHSAHHDTRWUTF-SIQRNXPUSA-N 0.000 description 5
- 239000007864 aqueous solution Substances 0.000 description 5
- 238000004440 column chromatography Methods 0.000 description 5
- 239000012043 crude product Substances 0.000 description 5
- 150000002148 esters Chemical class 0.000 description 5
- 230000003287 optical effect Effects 0.000 description 5
- 239000000047 product Substances 0.000 description 5
- 108020003175 receptors Proteins 0.000 description 5
- 102000005962 receptors Human genes 0.000 description 5
- 229920006395 saturated elastomer Polymers 0.000 description 5
- 239000011780 sodium chloride Substances 0.000 description 5
- 238000004808 supercritical fluid chromatography Methods 0.000 description 5
- 239000000725 suspension Substances 0.000 description 5
- 239000003826 tablet Substances 0.000 description 5
- DTQVDTLACAAQTR-UHFFFAOYSA-N trifluoroacetic acid Substances OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 5
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 4
- 239000004215 Carbon black (E152) Substances 0.000 description 4
- 101000823051 Homo sapiens Amyloid-beta precursor protein Proteins 0.000 description 4
- 101000868139 Homo sapiens Sortilin Proteins 0.000 description 4
- 102000007330 LDL Lipoproteins Human genes 0.000 description 4
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 4
- 238000005481 NMR spectroscopy Methods 0.000 description 4
- LGRFSURHDFAFJT-UHFFFAOYSA-N Phthalic anhydride Natural products C1=CC=C2C(=O)OC(=O)C2=C1 LGRFSURHDFAFJT-UHFFFAOYSA-N 0.000 description 4
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 4
- 239000011324 bead Substances 0.000 description 4
- 230000037396 body weight Effects 0.000 description 4
- HVYWMOMLDIMFJA-DPAQBDIFSA-N cholesterol Chemical compound C1C=C2C[C@@H](O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@H]([C@H](C)CCCC(C)C)[C@@]1(C)CC2 HVYWMOMLDIMFJA-DPAQBDIFSA-N 0.000 description 4
- 230000008878 coupling Effects 0.000 description 4
- 238000010168 coupling process Methods 0.000 description 4
- 238000005859 coupling reaction Methods 0.000 description 4
- 125000004122 cyclic group Chemical group 0.000 description 4
- 239000003814 drug Substances 0.000 description 4
- 239000000839 emulsion Substances 0.000 description 4
- 238000003818 flash chromatography Methods 0.000 description 4
- HQVFCQRVQFYGRJ-UHFFFAOYSA-N formic acid;hydrate Chemical compound O.OC=O HQVFCQRVQFYGRJ-UHFFFAOYSA-N 0.000 description 4
- 125000005842 heteroatom Chemical group 0.000 description 4
- 229930195733 hydrocarbon Natural products 0.000 description 4
- 150000002430 hydrocarbons Chemical class 0.000 description 4
- NOESYZHRGYRDHS-UHFFFAOYSA-N insulin Chemical compound N1C(=O)C(NC(=O)C(CCC(N)=O)NC(=O)C(CCC(O)=O)NC(=O)C(C(C)C)NC(=O)C(NC(=O)CN)C(C)CC)CSSCC(C(NC(CO)C(=O)NC(CC(C)C)C(=O)NC(CC=2C=CC(O)=CC=2)C(=O)NC(CCC(N)=O)C(=O)NC(CC(C)C)C(=O)NC(CCC(O)=O)C(=O)NC(CC(N)=O)C(=O)NC(CC=2C=CC(O)=CC=2)C(=O)NC(CSSCC(NC(=O)C(C(C)C)NC(=O)C(CC(C)C)NC(=O)C(CC=2C=CC(O)=CC=2)NC(=O)C(CC(C)C)NC(=O)C(C)NC(=O)C(CCC(O)=O)NC(=O)C(C(C)C)NC(=O)C(CC(C)C)NC(=O)C(CC=2NC=NC=2)NC(=O)C(CO)NC(=O)CNC2=O)C(=O)NCC(=O)NC(CCC(O)=O)C(=O)NC(CCCNC(N)=N)C(=O)NCC(=O)NC(CC=3C=CC=CC=3)C(=O)NC(CC=3C=CC=CC=3)C(=O)NC(CC=3C=CC(O)=CC=3)C(=O)NC(C(C)O)C(=O)N3C(CCC3)C(=O)NC(CCCCN)C(=O)NC(C)C(O)=O)C(=O)NC(CC(N)=O)C(O)=O)=O)NC(=O)C(C(C)CC)NC(=O)C(CO)NC(=O)C(C(C)O)NC(=O)C1CSSCC2NC(=O)C(CC(C)C)NC(=O)C(NC(=O)C(CCC(N)=O)NC(=O)C(CC(N)=O)NC(=O)C(NC(=O)C(N)CC=1C=CC=CC=1)C(C)C)CC1=CN=CN1 NOESYZHRGYRDHS-UHFFFAOYSA-N 0.000 description 4
- 150000002500 ions Chemical class 0.000 description 4
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 4
- 239000000843 powder Substances 0.000 description 4
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 4
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 4
- 238000001946 ultra-performance liquid chromatography-mass spectrometry Methods 0.000 description 4
- FGOJCPKOOGIRPA-UHFFFAOYSA-N 1-o-tert-butyl 4-o-ethyl 5-oxoazepane-1,4-dicarboxylate Chemical compound CCOC(=O)C1CCN(C(=O)OC(C)(C)C)CCC1=O FGOJCPKOOGIRPA-UHFFFAOYSA-N 0.000 description 3
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 3
- RGPYTJUGAIXXRM-UHFFFAOYSA-N 4,5-dichloro-2-[(6-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC=CC(NC(=O)C=2C(=CC(Cl)=C(Cl)C=2)C(O)=O)=N1 RGPYTJUGAIXXRM-UHFFFAOYSA-N 0.000 description 3
- ULSOWUBMELTORB-UHFFFAOYSA-N 5,6-dichloro-2-benzofuran-1,3-dione Chemical compound C1=C(Cl)C(Cl)=CC2=C1C(=O)OC2=O ULSOWUBMELTORB-UHFFFAOYSA-N 0.000 description 3
- SEMJRPXMGRSHDR-UHFFFAOYSA-N 5-bromo-2-[(4-methyl-1,3-thiazol-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CSC(NC(=O)C=2C(=CC(Br)=CC=2)C(O)=O)=N1 SEMJRPXMGRSHDR-UHFFFAOYSA-N 0.000 description 3
- BCKVHOUUJMYIAN-UHFFFAOYSA-N 5-bromo-2-benzofuran-1,3-dione Chemical compound BrC1=CC=C2C(=O)OC(=O)C2=C1 BCKVHOUUJMYIAN-UHFFFAOYSA-N 0.000 description 3
- ISJUGEUIJOHRQC-UHFFFAOYSA-N 5-methyl-2-[(6-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound OC(=O)C1=CC(C)=CC=C1C(=O)NC1=CC=CC(C)=N1 ISJUGEUIJOHRQC-UHFFFAOYSA-N 0.000 description 3
- QUXLCYFNVNNRBE-UHFFFAOYSA-N 6-methylpyridin-2-amine Chemical compound CC1=CC=CC(N)=N1 QUXLCYFNVNNRBE-UHFFFAOYSA-N 0.000 description 3
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 3
- 108010005939 Ciliary Neurotrophic Factor Proteins 0.000 description 3
- 102100031614 Ciliary neurotrophic factor Human genes 0.000 description 3
- 239000007995 HEPES buffer Substances 0.000 description 3
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 3
- 229920001213 Polysorbate 20 Polymers 0.000 description 3
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 3
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 3
- 102100040347 TAR DNA-binding protein 43 Human genes 0.000 description 3
- 101710150875 TAR DNA-binding protein 43 Proteins 0.000 description 3
- XBJFCYDKBDVADW-UHFFFAOYSA-N acetonitrile;formic acid Chemical compound CC#N.OC=O XBJFCYDKBDVADW-UHFFFAOYSA-N 0.000 description 3
- 125000003118 aryl group Chemical group 0.000 description 3
- 235000010357 aspartame Nutrition 0.000 description 3
- 239000012131 assay buffer Substances 0.000 description 3
- 125000004429 atom Chemical group 0.000 description 3
- 125000002618 bicyclic heterocycle group Chemical group 0.000 description 3
- 230000015572 biosynthetic process Effects 0.000 description 3
- 239000012267 brine Substances 0.000 description 3
- JHIWVOJDXOSYLW-UHFFFAOYSA-N butyl 2,2-difluorocyclopropane-1-carboxylate Chemical compound CCCCOC(=O)C1CC1(F)F JHIWVOJDXOSYLW-UHFFFAOYSA-N 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 238000001816 cooling Methods 0.000 description 3
- 230000007423 decrease Effects 0.000 description 3
- 229940079593 drug Drugs 0.000 description 3
- 239000013613 expression plasmid Substances 0.000 description 3
- 239000013604 expression vector Substances 0.000 description 3
- 238000001727 in vivo Methods 0.000 description 3
- 239000003446 ligand Substances 0.000 description 3
- 238000012417 linear regression Methods 0.000 description 3
- 239000011159 matrix material Substances 0.000 description 3
- 230000004060 metabolic process Effects 0.000 description 3
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 3
- 210000002569 neuron Anatomy 0.000 description 3
- 230000007170 pathology Effects 0.000 description 3
- 239000003208 petroleum Substances 0.000 description 3
- 239000000256 polyoxyethylene sorbitan monolaurate Substances 0.000 description 3
- 235000010486 polyoxyethylene sorbitan monolaurate Nutrition 0.000 description 3
- 238000002360 preparation method Methods 0.000 description 3
- 238000010992 reflux Methods 0.000 description 3
- MFRIHAYPQRLWNB-UHFFFAOYSA-N sodium tert-butoxide Chemical compound [Na+].CC(C)(C)[O-] MFRIHAYPQRLWNB-UHFFFAOYSA-N 0.000 description 3
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 3
- 239000000126 substance Substances 0.000 description 3
- 239000006188 syrup Substances 0.000 description 3
- 235000020357 syrup Nutrition 0.000 description 3
- 238000001575 tandem quadrupole mass spectrometry Methods 0.000 description 3
- JLTRXTDYQLMHGR-UHFFFAOYSA-N trimethylaluminium Chemical compound C[Al](C)C JLTRXTDYQLMHGR-UHFFFAOYSA-N 0.000 description 3
- 239000003981 vehicle Substances 0.000 description 3
- GVJHHUAWPYXKBD-UHFFFAOYSA-N (±)-α-Tocopherol Chemical compound OC1=C(C)C(C)=C2OC(CCCC(C)CCCC(C)CCCC(C)C)(C)CCC2=C1C GVJHHUAWPYXKBD-UHFFFAOYSA-N 0.000 description 2
- ACNDUARZMLLJJW-UHFFFAOYSA-N 2-(5,6,7,8-tetrahydroquinolin-2-ylcarbamoyl)-4,5-bis(trifluoromethyl)benzoic acid Chemical compound OC(=O)C1=CC(C(F)(F)F)=C(C(F)(F)F)C=C1C(=O)NC1=CC=C(CCCC2)C2=N1 ACNDUARZMLLJJW-UHFFFAOYSA-N 0.000 description 2
- DALXWGIVGGKECN-UHFFFAOYSA-N 2-[(2-methylpyridin-4-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound C1=NC(C)=CC(NC(=O)C=2C(=CC(=CC=2)C(F)(F)F)C(O)=O)=C1 DALXWGIVGGKECN-UHFFFAOYSA-N 0.000 description 2
- CRLAPXUGYIKFOC-UHFFFAOYSA-N 2-[(2-methylpyrimidin-4-yl)carbamoyl]-4,5-bis(trifluoromethyl)benzoic acid Chemical compound CC1=NC=CC(NC(=O)C=2C(=CC(=C(C=2)C(F)(F)F)C(F)(F)F)C(O)=O)=N1 CRLAPXUGYIKFOC-UHFFFAOYSA-N 0.000 description 2
- GWDPOZRJROLWRC-UHFFFAOYSA-N 2-[(4-methylpyridin-2-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound CC1=CC=NC(NC(=O)C=2C(=CC(=CC=2)C(F)(F)F)C(O)=O)=C1 GWDPOZRJROLWRC-UHFFFAOYSA-N 0.000 description 2
- KFZYQRJIYWGSCY-UHFFFAOYSA-N 2-[(4-methylpyrimidin-2-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound CC1=CC=NC(NC(=O)C=2C(=CC(=CC=2)C(F)(F)F)C(O)=O)=N1 KFZYQRJIYWGSCY-UHFFFAOYSA-N 0.000 description 2
- BPQHVKBHTKGKPX-UHFFFAOYSA-N 2-[(5,6-dimethylpyrazin-2-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound N1=C(C)C(C)=NC=C1NC(=O)C1=CC=C(C(F)(F)F)C=C1C(O)=O BPQHVKBHTKGKPX-UHFFFAOYSA-N 0.000 description 2
- GDSGLTVXDGBQEG-UHFFFAOYSA-N 2-[(5,6-dimethylpyridin-2-yl)carbamoyl]-4,5-bis(trifluoromethyl)benzoic acid Chemical compound N1=C(C)C(C)=CC=C1NC(=O)C1=CC(C(F)(F)F)=C(C(F)(F)F)C=C1C(O)=O GDSGLTVXDGBQEG-UHFFFAOYSA-N 0.000 description 2
- SYQWKHIXWNHJAX-UHFFFAOYSA-N 2-[(5,6-dimethylpyridin-2-yl)carbamoyl]-5-(trifluoromethyl)benzoic acid Chemical compound N1=C(C)C(C)=CC=C1NC(=O)C1=CC=C(C(F)(F)F)C=C1C(O)=O SYQWKHIXWNHJAX-UHFFFAOYSA-N 0.000 description 2
- TWOSPCXBEYXHRH-UHFFFAOYSA-N 2-[(6-methylpyridin-2-yl)carbamoyl]-4,5-bis(trifluoromethyl)benzoic acid Chemical compound CC1=CC=CC(NC(=O)C=2C(=CC(=C(C=2)C(F)(F)F)C(F)(F)F)C(O)=O)=N1 TWOSPCXBEYXHRH-UHFFFAOYSA-N 0.000 description 2
- ICSNLGPSRYBMBD-UHFFFAOYSA-N 2-aminopyridine Chemical compound NC1=CC=CC=N1 ICSNLGPSRYBMBD-UHFFFAOYSA-N 0.000 description 2
- HICBCOYAWSTYNB-UHFFFAOYSA-N 4,5-dichloro-2-[(2-methylpyridin-4-yl)carbamoyl]benzoic acid Chemical compound C1=NC(C)=CC(NC(=O)C=2C(=CC(Cl)=C(Cl)C=2)C(O)=O)=C1 HICBCOYAWSTYNB-UHFFFAOYSA-N 0.000 description 2
- LKWWQTHLSJUXMJ-UHFFFAOYSA-N 4,5-dichloro-2-[(2-methylpyrimidin-4-yl)carbamoyl]benzoic acid Chemical compound CC1=NC=CC(NC(=O)C=2C(=CC(Cl)=C(Cl)C=2)C(O)=O)=N1 LKWWQTHLSJUXMJ-UHFFFAOYSA-N 0.000 description 2
- QFZPANPVLPXMAX-UHFFFAOYSA-N 4,5-dichloro-2-[(4-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC=NC(NC(=O)C=2C(=CC(Cl)=C(Cl)C=2)C(O)=O)=C1 QFZPANPVLPXMAX-UHFFFAOYSA-N 0.000 description 2
- FYYWTMCHNLLCAW-UHFFFAOYSA-N 4,5-dichloro-2-[(5,6-dimethylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound N1=C(C)C(C)=CC=C1NC(=O)C1=CC(Cl)=C(Cl)C=C1C(O)=O FYYWTMCHNLLCAW-UHFFFAOYSA-N 0.000 description 2
- DICAYJOXNVIRMY-UHFFFAOYSA-N 4,5-dimethyl-2-[(6-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC=CC(NC(=O)C=2C(=CC(C)=C(C)C=2)C(O)=O)=N1 DICAYJOXNVIRMY-UHFFFAOYSA-N 0.000 description 2
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 2
- UZAOIPZZPZCFES-UHFFFAOYSA-N 5,6-dimethylpyridin-2-amine Chemical compound CC1=CC=C(N)N=C1C UZAOIPZZPZCFES-UHFFFAOYSA-N 0.000 description 2
- JZIRRIPVKIVFAH-UHFFFAOYSA-N 5-bromo-2-(pyridin-2-ylcarbamoyl)benzoic acid Chemical compound OC(=O)C1=CC(Br)=CC=C1C(=O)NC1=CC=CC=N1 JZIRRIPVKIVFAH-UHFFFAOYSA-N 0.000 description 2
- WVSVDXCEKYOHML-UHFFFAOYSA-N 5-bromo-2-[(3-methyl-4,5,6,7-tetrahydro-1-benzothiophen-2-yl)carbamoyl]benzoic acid Chemical compound S1C=2CCCCC=2C(C)=C1NC(=O)C1=CC=C(Br)C=C1C(O)=O WVSVDXCEKYOHML-UHFFFAOYSA-N 0.000 description 2
- LZLNXCIQFRZLCM-UHFFFAOYSA-N 5-bromo-2-[(4-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC=NC(NC(=O)C=2C(=CC(Br)=CC=2)C(O)=O)=C1 LZLNXCIQFRZLCM-UHFFFAOYSA-N 0.000 description 2
- NTXHJLRHISDRKN-UHFFFAOYSA-N 5-bromo-2-[(5-chloropyridin-2-yl)carbamoyl]benzoic acid Chemical compound OC(=O)C1=CC(Br)=CC=C1C(=O)NC1=CC=C(Cl)C=N1 NTXHJLRHISDRKN-UHFFFAOYSA-N 0.000 description 2
- PWIQBQDVHUEOJB-UHFFFAOYSA-N 5-bromo-2-[(6-chloropyridin-2-yl)carbamoyl]benzoic acid Chemical compound OC(=O)C1=CC(Br)=CC=C1C(=O)NC1=CC=CC(Cl)=N1 PWIQBQDVHUEOJB-UHFFFAOYSA-N 0.000 description 2
- VJLDBOFFCWJBGO-UHFFFAOYSA-N 5-chloro-2-[(6-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC=CC(NC(=O)C=2C(=CC(Cl)=CC=2)C(O)=O)=N1 VJLDBOFFCWJBGO-UHFFFAOYSA-N 0.000 description 2
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 2
- 101710137189 Amyloid-beta A4 protein Proteins 0.000 description 2
- 101710151993 Amyloid-beta precursor protein Proteins 0.000 description 2
- 102100029470 Apolipoprotein E Human genes 0.000 description 2
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 2
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 2
- 0 BC(C=C(C(C)C(OC(C)(C)C)=O)C(N=O)=O)=C(C)* Chemical compound BC(C=C(C(C)C(OC(C)(C)C)=O)C(N=O)=O)=C(C)* 0.000 description 2
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical group [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 2
- 238000008157 ELISA kit Methods 0.000 description 2
- 229910052693 Europium Inorganic materials 0.000 description 2
- 108010010803 Gelatin Proteins 0.000 description 2
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 2
- 102000004877 Insulin Human genes 0.000 description 2
- 108090001061 Insulin Proteins 0.000 description 2
- 102100037850 Interferon gamma Human genes 0.000 description 2
- 108010074328 Interferon-gamma Proteins 0.000 description 2
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 2
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 2
- 241000699666 Mus <mouse, genus> Species 0.000 description 2
- 241000699670 Mus sp. Species 0.000 description 2
- 101100030361 Neurospora crassa (strain ATCC 24698 / 74-OR23-1A / CBS 708.71 / DSM 1257 / FGSC 987) pph-3 gene Proteins 0.000 description 2
- 235000019483 Peanut oil Nutrition 0.000 description 2
- OFBQJSOFQDEBGM-UHFFFAOYSA-N Pentane Chemical compound CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 description 2
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- 210000001744 T-lymphocyte Anatomy 0.000 description 2
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 2
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 2
- 238000009825 accumulation Methods 0.000 description 2
- 125000003342 alkenyl group Chemical group 0.000 description 2
- 150000001413 amino acids Chemical class 0.000 description 2
- 150000003863 ammonium salts Chemical class 0.000 description 2
- 238000010171 animal model Methods 0.000 description 2
- 238000002820 assay format Methods 0.000 description 2
- 230000009286 beneficial effect Effects 0.000 description 2
- YNHIGQDRGKUECZ-UHFFFAOYSA-L bis(triphenylphosphine)palladium(ii) dichloride Chemical compound [Cl-].[Cl-].[Pd+2].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 YNHIGQDRGKUECZ-UHFFFAOYSA-L 0.000 description 2
- 210000004556 brain Anatomy 0.000 description 2
- 239000000872 buffer Substances 0.000 description 2
- 210000004899 c-terminal region Anatomy 0.000 description 2
- 239000002775 capsule Substances 0.000 description 2
- 239000006143 cell culture medium Substances 0.000 description 2
- 210000003169 central nervous system Anatomy 0.000 description 2
- 239000013522 chelant Substances 0.000 description 2
- 230000001684 chronic effect Effects 0.000 description 2
- 208000029078 coronary artery disease Diseases 0.000 description 2
- 239000006184 cosolvent Substances 0.000 description 2
- 239000007822 coupling agent Substances 0.000 description 2
- 230000001419 dependent effect Effects 0.000 description 2
- 235000014113 dietary fatty acids Nutrition 0.000 description 2
- 208000035475 disorder Diseases 0.000 description 2
- 239000006185 dispersion Substances 0.000 description 2
- 238000006073 displacement reaction Methods 0.000 description 2
- 238000009826 distribution Methods 0.000 description 2
- 231100000673 dose–response relationship Toxicity 0.000 description 2
- 230000009977 dual effect Effects 0.000 description 2
- 238000005516 engineering process Methods 0.000 description 2
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 2
- OGPBJKLSAFTDLK-UHFFFAOYSA-N europium atom Chemical compound [Eu] OGPBJKLSAFTDLK-UHFFFAOYSA-N 0.000 description 2
- 238000011156 evaluation Methods 0.000 description 2
- 230000005284 excitation Effects 0.000 description 2
- 239000000194 fatty acid Substances 0.000 description 2
- 229930195729 fatty acid Natural products 0.000 description 2
- 238000009472 formulation Methods 0.000 description 2
- 238000007306 functionalization reaction Methods 0.000 description 2
- 239000008273 gelatin Substances 0.000 description 2
- 229920000159 gelatin Polymers 0.000 description 2
- 239000007903 gelatin capsule Substances 0.000 description 2
- 235000019322 gelatine Nutrition 0.000 description 2
- 235000011852 gelatine desserts Nutrition 0.000 description 2
- 239000008187 granular material Substances 0.000 description 2
- 239000001963 growth medium Substances 0.000 description 2
- 125000001072 heteroaryl group Chemical group 0.000 description 2
- 125000000623 heterocyclic group Chemical group 0.000 description 2
- 238000002868 homogeneous time resolved fluorescence Methods 0.000 description 2
- 239000001257 hydrogen Substances 0.000 description 2
- 230000036039 immunity Effects 0.000 description 2
- 238000011534 incubation Methods 0.000 description 2
- 208000027866 inflammatory disease Diseases 0.000 description 2
- 229940125396 insulin Drugs 0.000 description 2
- 238000007918 intramuscular administration Methods 0.000 description 2
- 238000007912 intraperitoneal administration Methods 0.000 description 2
- 238000001990 intravenous administration Methods 0.000 description 2
- 238000011813 knockout mouse model Methods 0.000 description 2
- 239000008101 lactose Substances 0.000 description 2
- 239000007937 lozenge Substances 0.000 description 2
- 210000003712 lysosome Anatomy 0.000 description 2
- 230000001868 lysosomic effect Effects 0.000 description 2
- 235000019359 magnesium stearate Nutrition 0.000 description 2
- 230000014759 maintenance of location Effects 0.000 description 2
- 229910052751 metal Inorganic materials 0.000 description 2
- 239000002184 metal Substances 0.000 description 2
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 2
- 230000004048 modification Effects 0.000 description 2
- 238000012986 modification Methods 0.000 description 2
- 210000000822 natural killer cell Anatomy 0.000 description 2
- 230000009871 nonspecific binding Effects 0.000 description 2
- 239000003921 oil Substances 0.000 description 2
- 235000019198 oils Nutrition 0.000 description 2
- 239000012044 organic layer Substances 0.000 description 2
- 238000007911 parenteral administration Methods 0.000 description 2
- 239000000312 peanut oil Substances 0.000 description 2
- XKJCHHZQLQNZHY-UHFFFAOYSA-N phthalimide Chemical compound C1=CC=C2C(=O)NC(=O)C2=C1 XKJCHHZQLQNZHY-UHFFFAOYSA-N 0.000 description 2
- 239000002244 precipitate Substances 0.000 description 2
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 2
- 239000002287 radioligand Substances 0.000 description 2
- 230000001105 regulatory effect Effects 0.000 description 2
- 230000028327 secretion Effects 0.000 description 2
- 230000011664 signaling Effects 0.000 description 2
- 238000003756 stirring Methods 0.000 description 2
- 238000007920 subcutaneous administration Methods 0.000 description 2
- 229910052717 sulfur Inorganic materials 0.000 description 2
- 208000024891 symptom Diseases 0.000 description 2
- 239000000454 talc Substances 0.000 description 2
- 229910052623 talc Inorganic materials 0.000 description 2
- 235000012222 talc Nutrition 0.000 description 2
- 230000001225 therapeutic effect Effects 0.000 description 2
- 238000004704 ultra performance liquid chromatography Methods 0.000 description 2
- 125000006592 (C2-C3) alkenyl group Chemical group 0.000 description 1
- GVTLFGJNTIRUEG-ZHACJKMWSA-N (e)-n-(3-methoxyphenyl)-3-phenylprop-2-enamide Chemical class COC1=CC=CC(NC(=O)\C=C\C=2C=CC=CC=2)=C1 GVTLFGJNTIRUEG-ZHACJKMWSA-N 0.000 description 1
- ABEXEQSGABRUHS-UHFFFAOYSA-N 16-methylheptadecyl 16-methylheptadecanoate Chemical compound CC(C)CCCCCCCCCCCCCCCOC(=O)CCCCCCCCCCCCCCC(C)C ABEXEQSGABRUHS-UHFFFAOYSA-N 0.000 description 1
- GKVDLTTVBNOGNJ-UHFFFAOYSA-N 2-methylpyrimidin-4-amine Chemical compound CC1=NC=CC(N)=N1 GKVDLTTVBNOGNJ-UHFFFAOYSA-N 0.000 description 1
- MTCPFPYOQWUHOA-UHFFFAOYSA-N 3-chloro-2-fluoro-6-[(6-methylpyridin-2-yl)carbamoyl]benzoic acid Chemical compound CC1=CC=CC(NC(=O)C=2C(=C(F)C(Cl)=CC=2)C(O)=O)=N1 MTCPFPYOQWUHOA-UHFFFAOYSA-N 0.000 description 1
- SVSUYEJKNSMKKW-UHFFFAOYSA-N 4,4,5,5-tetramethyl-2-prop-1-en-2-yl-1,3,2-dioxaborolane Chemical compound CC(=C)B1OC(C)(C)C(C)(C)O1 SVSUYEJKNSMKKW-UHFFFAOYSA-N 0.000 description 1
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 1
- QJBYSDFYFHNZHL-UHFFFAOYSA-N 4-(trifluoromethyl)-2-benzofuran-1,3-dione Chemical compound FC(F)(F)C1=CC=CC2=C1C(=O)OC2=O QJBYSDFYFHNZHL-UHFFFAOYSA-N 0.000 description 1
- SHQUNUAMNCPZNJ-UHFFFAOYSA-N 5,6,7,8-tetrahydroquinolin-2-amine Chemical compound C1CCCC2=NC(N)=CC=C21 SHQUNUAMNCPZNJ-UHFFFAOYSA-N 0.000 description 1
- AKAAHMXNWDUFTD-UHFFFAOYSA-N 5-(trifluoromethyl)-2-benzofuran-1,3-dione Chemical compound FC(F)(F)C1=CC=C2C(=O)OC(=O)C2=C1 AKAAHMXNWDUFTD-UHFFFAOYSA-N 0.000 description 1
- MAXBVGJEFDMHNV-UHFFFAOYSA-N 5-chloropyridin-2-amine Chemical compound NC1=CC=C(Cl)C=N1 MAXBVGJEFDMHNV-UHFFFAOYSA-N 0.000 description 1
- CMBSSVKZOPZBKW-UHFFFAOYSA-N 5-methylpyridin-2-amine Chemical compound CC1=CC=C(N)N=C1 CMBSSVKZOPZBKW-UHFFFAOYSA-N 0.000 description 1
- OBYJTLDIQBWBHM-UHFFFAOYSA-N 6-chloropyridin-2-amine Chemical compound NC1=CC=CC(Cl)=N1 OBYJTLDIQBWBHM-UHFFFAOYSA-N 0.000 description 1
- 101150037123 APOE gene Proteins 0.000 description 1
- 244000215068 Acacia senegal Species 0.000 description 1
- 101710159080 Aconitate hydratase A Proteins 0.000 description 1
- 101710159078 Aconitate hydratase B Proteins 0.000 description 1
- 229920001817 Agar Polymers 0.000 description 1
- 229920000936 Agarose Polymers 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- 108020000948 Antisense Oligonucleotides Proteins 0.000 description 1
- 102000006991 Apolipoprotein B-100 Human genes 0.000 description 1
- 108010008150 Apolipoprotein B-100 Proteins 0.000 description 1
- 101710095339 Apolipoprotein E Proteins 0.000 description 1
- 102100023995 Beta-nerve growth factor Human genes 0.000 description 1
- 102000004219 Brain-derived neurotrophic factor Human genes 0.000 description 1
- 108090000715 Brain-derived neurotrophic factor Proteins 0.000 description 1
- ZBZRCWYEDPGDOD-UHFFFAOYSA-N CC(C)(C)OC(c1cc(C(C)=C)ccc1C(O)=O)=O Chemical compound CC(C)(C)OC(c1cc(C(C)=C)ccc1C(O)=O)=O ZBZRCWYEDPGDOD-UHFFFAOYSA-N 0.000 description 1
- HMCMGALLHAXBOA-UHFFFAOYSA-N CC1=CC(NC(c2ccc(C(F)(F)F)cc2C(O)=O)=O)=CCN1 Chemical compound CC1=CC(NC(c2ccc(C(F)(F)F)cc2C(O)=O)=O)=CCN1 HMCMGALLHAXBOA-UHFFFAOYSA-N 0.000 description 1
- GAWIXWVDTYZWAW-UHFFFAOYSA-N C[CH]O Chemical group C[CH]O GAWIXWVDTYZWAW-UHFFFAOYSA-N 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- 102000004175 Cathepsin H Human genes 0.000 description 1
- 108090000619 Cathepsin H Proteins 0.000 description 1
- 102100032373 Coiled-coil domain-containing protein 85B Human genes 0.000 description 1
- 229920002261 Corn starch Polymers 0.000 description 1
- 229920000858 Cyclodextrin Polymers 0.000 description 1
- 108090000695 Cytokines Proteins 0.000 description 1
- 102000004127 Cytokines Human genes 0.000 description 1
- 230000004568 DNA-binding Effects 0.000 description 1
- 206010061818 Disease progression Diseases 0.000 description 1
- 238000002965 ELISA Methods 0.000 description 1
- 241000672609 Escherichia coli BL21 Species 0.000 description 1
- 101150024624 GRN gene Proteins 0.000 description 1
- 206010071602 Genetic polymorphism Diseases 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 102000042092 Glucose transporter family Human genes 0.000 description 1
- 108091052347 Glucose transporter family Proteins 0.000 description 1
- 229920000084 Gum arabic Polymers 0.000 description 1
- 101001111439 Homo sapiens Beta-nerve growth factor Proteins 0.000 description 1
- 101000868814 Homo sapiens Coiled-coil domain-containing protein 85B Proteins 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- 206010061218 Inflammation Diseases 0.000 description 1
- 208000022559 Inflammatory bowel disease Diseases 0.000 description 1
- 108090001005 Interleukin-6 Proteins 0.000 description 1
- 241000764238 Isis Species 0.000 description 1
- 238000008214 LDL Cholesterol Methods 0.000 description 1
- 102000000853 LDL receptors Human genes 0.000 description 1
- 108010001831 LDL receptors Proteins 0.000 description 1
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 1
- 241000124008 Mammalia Species 0.000 description 1
- 102000007339 Nerve Growth Factor Receptors Human genes 0.000 description 1
- 108010032605 Nerve Growth Factor Receptors Proteins 0.000 description 1
- 208000028389 Nerve injury Diseases 0.000 description 1
- 102000028517 Neuropeptide receptor Human genes 0.000 description 1
- 108070000018 Neuropeptide receptor Proteins 0.000 description 1
- 102000003840 Opioid Receptors Human genes 0.000 description 1
- 108090000137 Opioid Receptors Proteins 0.000 description 1
- 229910019213 POCl3 Inorganic materials 0.000 description 1
- 229920003171 Poly (ethylene oxide) Polymers 0.000 description 1
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 1
- 108010012809 Progranulins Proteins 0.000 description 1
- 102100036197 Prosaposin Human genes 0.000 description 1
- 101710152403 Prosaposin Proteins 0.000 description 1
- 101710105008 RNA-binding protein Proteins 0.000 description 1
- 229910006124 SOCl2 Inorganic materials 0.000 description 1
- 240000004808 Saccharomyces cerevisiae Species 0.000 description 1
- 235000014680 Saccharomyces cerevisiae Nutrition 0.000 description 1
- 244000000231 Sesamum indicum Species 0.000 description 1
- 102100025639 Sortilin-related receptor Human genes 0.000 description 1
- 101710126735 Sortilin-related receptor Proteins 0.000 description 1
- 108010061312 Sphingomyelin Phosphodiesterase Proteins 0.000 description 1
- 235000021355 Stearic acid Nutrition 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 1
- 108060008682 Tumor Necrosis Factor Proteins 0.000 description 1
- 108060008683 Tumor Necrosis Factor Receptor Proteins 0.000 description 1
- 102100040247 Tumor necrosis factor Human genes 0.000 description 1
- 229930003427 Vitamin E Natural products 0.000 description 1
- 208000027418 Wounds and injury Diseases 0.000 description 1
- 239000000205 acacia gum Substances 0.000 description 1
- 235000010489 acacia gum Nutrition 0.000 description 1
- PBCJIPOGFJYBJE-UHFFFAOYSA-N acetonitrile;hydrate Chemical compound O.CC#N PBCJIPOGFJYBJE-UHFFFAOYSA-N 0.000 description 1
- 102000010126 acid sphingomyelin phosphodiesterase activity proteins Human genes 0.000 description 1
- 230000033289 adaptive immune response Effects 0.000 description 1
- 108091005764 adaptor proteins Proteins 0.000 description 1
- 102000035181 adaptor proteins Human genes 0.000 description 1
- 239000000654 additive Substances 0.000 description 1
- 230000000996 additive effect Effects 0.000 description 1
- 239000008272 agar Substances 0.000 description 1
- 235000010419 agar Nutrition 0.000 description 1
- 238000006136 alcoholysis reaction Methods 0.000 description 1
- 150000001336 alkenes Chemical class 0.000 description 1
- 150000001345 alkine derivatives Chemical class 0.000 description 1
- 150000004703 alkoxides Chemical class 0.000 description 1
- 230000004075 alteration Effects 0.000 description 1
- BFNBIHQBYMNNAN-UHFFFAOYSA-N ammonium sulfate Chemical compound N.N.OS(O)(=O)=O BFNBIHQBYMNNAN-UHFFFAOYSA-N 0.000 description 1
- 229910052921 ammonium sulfate Inorganic materials 0.000 description 1
- 235000011130 ammonium sulphate Nutrition 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 230000003110 anti-inflammatory effect Effects 0.000 description 1
- 239000000074 antisense oligonucleotide Substances 0.000 description 1
- 238000012230 antisense oligonucleotides Methods 0.000 description 1
- 210000000709 aorta Anatomy 0.000 description 1
- 230000006907 apoptotic process Effects 0.000 description 1
- 239000012736 aqueous medium Substances 0.000 description 1
- 229910052786 argon Inorganic materials 0.000 description 1
- 239000012298 atmosphere Substances 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 210000003719 b-lymphocyte Anatomy 0.000 description 1
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 1
- 125000002619 bicyclic group Chemical group 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 125000001246 bromo group Chemical group Br* 0.000 description 1
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- OSGAYBCDTDRGGQ-UHFFFAOYSA-L calcium sulfate Chemical compound [Ca+2].[O-]S([O-])(=O)=O OSGAYBCDTDRGGQ-UHFFFAOYSA-L 0.000 description 1
- 239000013622 capto Q Substances 0.000 description 1
- 125000002837 carbocyclic group Chemical group 0.000 description 1
- 239000011203 carbon fibre reinforced carbon Substances 0.000 description 1
- 239000003054 catalyst Substances 0.000 description 1
- 230000030833 cell death Effects 0.000 description 1
- 230000003833 cell viability Effects 0.000 description 1
- 238000012054 celltiter-glo Methods 0.000 description 1
- 230000001413 cellular effect Effects 0.000 description 1
- 229920003086 cellulose ether Polymers 0.000 description 1
- 238000005119 centrifugation Methods 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 125000001309 chloro group Chemical group Cl* 0.000 description 1
- 235000012000 cholesterol Nutrition 0.000 description 1
- 238000004587 chromatography analysis Methods 0.000 description 1
- 210000000349 chromosome Anatomy 0.000 description 1
- 238000000576 coating method Methods 0.000 description 1
- 238000007906 compression Methods 0.000 description 1
- 230000006835 compression Effects 0.000 description 1
- 239000000470 constituent Substances 0.000 description 1
- 238000007796 conventional method Methods 0.000 description 1
- 239000008120 corn starch Substances 0.000 description 1
- 230000002596 correlated effect Effects 0.000 description 1
- 239000006071 cream Substances 0.000 description 1
- 239000013058 crude material Substances 0.000 description 1
- 231100000433 cytotoxic Toxicity 0.000 description 1
- 230000001472 cytotoxic effect Effects 0.000 description 1
- 230000006378 damage Effects 0.000 description 1
- 230000003247 decreasing effect Effects 0.000 description 1
- 230000007812 deficiency Effects 0.000 description 1
- 230000002950 deficient Effects 0.000 description 1
- CYQFCXCEBYINGO-IAGOWNOFSA-N delta1-THC Chemical compound C1=C(C)CC[C@H]2C(C)(C)OC3=CC(CCCCC)=CC(O)=C3[C@@H]21 CYQFCXCEBYINGO-IAGOWNOFSA-N 0.000 description 1
- 239000007933 dermal patch Substances 0.000 description 1
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- LVTYICIALWPMFW-UHFFFAOYSA-N diisopropanolamine Chemical compound CC(O)CNCC(C)O LVTYICIALWPMFW-UHFFFAOYSA-N 0.000 description 1
- LMNYVVMUKRAXLO-UHFFFAOYSA-N dimethyl 4,5-diiodobenzene-1,2-dicarboxylate Chemical compound COC(=O)C1=CC(I)=C(I)C=C1C(=O)OC LMNYVVMUKRAXLO-UHFFFAOYSA-N 0.000 description 1
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 description 1
- 230000005750 disease progression Effects 0.000 description 1
- 239000002552 dosage form Substances 0.000 description 1
- 239000008298 dragée Substances 0.000 description 1
- 239000000975 dye Substances 0.000 description 1
- 230000004064 dysfunction Effects 0.000 description 1
- 230000002526 effect on cardiovascular system Effects 0.000 description 1
- YUSYPNDEERRYIR-UHFFFAOYSA-N ethyl 4,5-dichloro-2-[(2-methylpyrimidin-4-yl)carbamoyl]benzoate Chemical compound CCOC(=O)C1=CC(Cl)=C(Cl)C=C1C(=O)NC1=CC=NC(C)=N1 YUSYPNDEERRYIR-UHFFFAOYSA-N 0.000 description 1
- 230000007717 exclusion Effects 0.000 description 1
- 150000004665 fatty acids Chemical class 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 239000000706 filtrate Substances 0.000 description 1
- 238000001914 filtration Methods 0.000 description 1
- 125000001153 fluoro group Chemical group F* 0.000 description 1
- 125000003784 fluoroethyl group Chemical group [H]C([H])(F)C([H])([H])* 0.000 description 1
- 235000019253 formic acid Nutrition 0.000 description 1
- 238000011990 functional testing Methods 0.000 description 1
- 230000004927 fusion Effects 0.000 description 1
- WIGCFUFOHFEKBI-UHFFFAOYSA-N gamma-tocopherol Natural products CC(C)CCCC(C)CCCC(C)CCCC1CCC2C(C)C(O)C(C)C(C)C2O1 WIGCFUFOHFEKBI-UHFFFAOYSA-N 0.000 description 1
- 239000007789 gas Substances 0.000 description 1
- 239000000499 gel Substances 0.000 description 1
- 239000008103 glucose Substances 0.000 description 1
- 239000003102 growth factor Substances 0.000 description 1
- 210000002216 heart Anatomy 0.000 description 1
- 125000004051 hexyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 210000004295 hippocampal neuron Anatomy 0.000 description 1
- 230000007062 hydrolysis Effects 0.000 description 1
- 238000006460 hydrolysis reaction Methods 0.000 description 1
- 239000005457 ice water Substances 0.000 description 1
- 238000005417 image-selected in vivo spectroscopy Methods 0.000 description 1
- 210000002865 immune cell Anatomy 0.000 description 1
- 239000007943 implant Substances 0.000 description 1
- 230000006698 induction Effects 0.000 description 1
- 230000004054 inflammatory process Effects 0.000 description 1
- 230000002401 inhibitory effect Effects 0.000 description 1
- 239000003999 initiator Substances 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 208000014674 injury Diseases 0.000 description 1
- 230000015788 innate immune response Effects 0.000 description 1
- 238000012739 integrated shape imaging system Methods 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 238000007913 intrathecal administration Methods 0.000 description 1
- 125000002346 iodo group Chemical group I* 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 125000001972 isopentyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000003253 isopropoxy group Chemical group [H]C([H])([H])C([H])(O*)C([H])([H])[H] 0.000 description 1
- BPHPUYQFMNQIOC-NXRLNHOXSA-N isopropyl beta-D-thiogalactopyranoside Chemical compound CC(C)S[C@@H]1O[C@H](CO)[C@H](O)[C@H](O)[C@H]1O BPHPUYQFMNQIOC-NXRLNHOXSA-N 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 210000003734 kidney Anatomy 0.000 description 1
- 238000002372 labelling Methods 0.000 description 1
- 230000000670 limiting effect Effects 0.000 description 1
- 238000004811 liquid chromatography Methods 0.000 description 1
- 239000006193 liquid solution Substances 0.000 description 1
- 239000006194 liquid suspension Substances 0.000 description 1
- 229910052744 lithium Inorganic materials 0.000 description 1
- 210000004185 liver Anatomy 0.000 description 1
- 239000006166 lysate Substances 0.000 description 1
- 159000000003 magnesium salts Chemical class 0.000 description 1
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 1
- 235000019341 magnesium sulphate Nutrition 0.000 description 1
- 230000007257 malfunction Effects 0.000 description 1
- 238000004519 manufacturing process Methods 0.000 description 1
- 238000004949 mass spectrometry Methods 0.000 description 1
- 230000007246 mechanism Effects 0.000 description 1
- 230000001404 mediated effect Effects 0.000 description 1
- 102000006240 membrane receptors Human genes 0.000 description 1
- 108020004084 membrane receptors Proteins 0.000 description 1
- LHNYHYIDACVJGS-UHFFFAOYSA-N methyl 4,5-dichloro-2-[(6-methylpyridin-2-yl)carbamoyl]benzoate Chemical compound COC(=O)C1=CC(Cl)=C(Cl)C=C1C(=O)NC1=CC=CC(C)=N1 LHNYHYIDACVJGS-UHFFFAOYSA-N 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 238000010172 mouse model Methods 0.000 description 1
- 230000035772 mutation Effects 0.000 description 1
- 208000010125 myocardial infarction Diseases 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 239000013642 negative control Substances 0.000 description 1
- 230000008764 nerve damage Effects 0.000 description 1
- 230000000626 neurodegenerative effect Effects 0.000 description 1
- 230000000508 neurotrophic effect Effects 0.000 description 1
- 125000006574 non-aromatic ring group Chemical group 0.000 description 1
- 239000012457 nonaqueous media Substances 0.000 description 1
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 1
- OQCDKBAXFALNLD-UHFFFAOYSA-N octadecanoic acid Natural products CCCCCCCC(C)CCCCCCCCC(O)=O OQCDKBAXFALNLD-UHFFFAOYSA-N 0.000 description 1
- 239000002674 ointment Substances 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 239000003960 organic solvent Substances 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 229910052763 palladium Inorganic materials 0.000 description 1
- LXNAVEXFUKBNMK-UHFFFAOYSA-N palladium(II) acetate Substances [Pd].CC(O)=O.CC(O)=O LXNAVEXFUKBNMK-UHFFFAOYSA-N 0.000 description 1
- YJVFFLUZDVXJQI-UHFFFAOYSA-L palladium(ii) acetate Chemical compound [Pd+2].CC([O-])=O.CC([O-])=O YJVFFLUZDVXJQI-UHFFFAOYSA-L 0.000 description 1
- 239000002245 particle Substances 0.000 description 1
- 239000001814 pectin Substances 0.000 description 1
- 235000010987 pectin Nutrition 0.000 description 1
- 229920001277 pectin Polymers 0.000 description 1
- 239000008188 pellet Substances 0.000 description 1
- 125000001147 pentyl group Chemical group C(CCCC)* 0.000 description 1
- 230000000737 periodic effect Effects 0.000 description 1
- 230000002093 peripheral effect Effects 0.000 description 1
- 210000001428 peripheral nervous system Anatomy 0.000 description 1
- 239000008363 phosphate buffer Substances 0.000 description 1
- 150000003904 phospholipids Chemical class 0.000 description 1
- 239000006187 pill Substances 0.000 description 1
- 230000007505 plaque formation Effects 0.000 description 1
- 125000003367 polycyclic group Chemical group 0.000 description 1
- 229910052700 potassium Inorganic materials 0.000 description 1
- 239000011591 potassium Substances 0.000 description 1
- 108010083945 potassium channel protein TREK-1 Proteins 0.000 description 1
- 229920001592 potato starch Polymers 0.000 description 1
- 238000004262 preparative liquid chromatography Methods 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- 238000007639 printing Methods 0.000 description 1
- 230000000861 pro-apoptotic effect Effects 0.000 description 1
- 230000008569 process Effects 0.000 description 1
- 108090000765 processed proteins & peptides Proteins 0.000 description 1
- 230000000770 proinflammatory effect Effects 0.000 description 1
- SAFKTLHUHVXURT-UHFFFAOYSA-N propan-2-yl 4,5-dichloro-2-[(2-methylpyrimidin-4-yl)carbamoyl]benzoate Chemical compound CC(C)OC(=O)C1=CC(Cl)=C(Cl)C=C1C(=O)NC1=CC=NC(C)=N1 SAFKTLHUHVXURT-UHFFFAOYSA-N 0.000 description 1
- HOXQXGNRFDSBJW-UHFFFAOYSA-N propan-2-yl 4,5-dichloro-2-[(6-methylpyridin-2-yl)carbamoyl]benzoate Chemical compound CC(C)OC(=O)C1=CC(Cl)=C(Cl)C=C1C(=O)NC1=CC=CC(C)=N1 HOXQXGNRFDSBJW-UHFFFAOYSA-N 0.000 description 1
- 239000003380 propellant Substances 0.000 description 1
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 230000009979 protective mechanism Effects 0.000 description 1
- 238000000425 proton nuclear magnetic resonance spectrum Methods 0.000 description 1
- 230000002685 pulmonary effect Effects 0.000 description 1
- 150000003254 radicals Chemical class 0.000 description 1
- 125000006413 ring segment Chemical group 0.000 description 1
- 239000012047 saturated solution Substances 0.000 description 1
- HFHDHCJBZVLPGP-UHFFFAOYSA-N schardinger α-dextrin Chemical compound O1C(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(O)C2O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC2C(O)C(O)C1OC2CO HFHDHCJBZVLPGP-UHFFFAOYSA-N 0.000 description 1
- 238000012216 screening Methods 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 239000008159 sesame oil Substances 0.000 description 1
- 235000011803 sesame oil Nutrition 0.000 description 1
- 239000000741 silica gel Substances 0.000 description 1
- 229910002027 silica gel Inorganic materials 0.000 description 1
- 210000002027 skeletal muscle Anatomy 0.000 description 1
- 150000003384 small molecules Chemical class 0.000 description 1
- 230000000391 smoking effect Effects 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 235000017557 sodium bicarbonate Nutrition 0.000 description 1
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 1
- 238000002415 sodium dodecyl sulfate polyacrylamide gel electrophoresis Methods 0.000 description 1
- 238000001228 spectrum Methods 0.000 description 1
- VNFWTIYUKDMAOP-UHFFFAOYSA-N sphos Chemical compound COC1=CC=CC(OC)=C1C1=CC=CC=C1P(C1CCCCC1)C1CCCCC1 VNFWTIYUKDMAOP-UHFFFAOYSA-N 0.000 description 1
- 239000007921 spray Substances 0.000 description 1
- 238000010186 staining Methods 0.000 description 1
- 238000010561 standard procedure Methods 0.000 description 1
- 239000007858 starting material Substances 0.000 description 1
- 239000008117 stearic acid Substances 0.000 description 1
- 230000000638 stimulation Effects 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 239000011593 sulfur Substances 0.000 description 1
- 239000000829 suppository Substances 0.000 description 1
- 238000003786 synthesis reaction Methods 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 210000001550 testis Anatomy 0.000 description 1
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 1
- QEMXHQIAXOOASZ-UHFFFAOYSA-N tetramethylammonium Chemical compound C[N+](C)(C)C QEMXHQIAXOOASZ-UHFFFAOYSA-N 0.000 description 1
- CZDYPVPMEAXLPK-UHFFFAOYSA-N tetramethylsilane Chemical compound C[Si](C)(C)C CZDYPVPMEAXLPK-UHFFFAOYSA-N 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- 230000017423 tissue regeneration Effects 0.000 description 1
- 230000000699 topical effect Effects 0.000 description 1
- 210000003412 trans-golgi network Anatomy 0.000 description 1
- 238000001890 transfection Methods 0.000 description 1
- 238000003146 transient transfection Methods 0.000 description 1
- 229910052723 transition metal Inorganic materials 0.000 description 1
- 150000003624 transition metals Chemical class 0.000 description 1
- 125000004205 trifluoroethyl group Chemical group [H]C([H])(*)C(F)(F)F 0.000 description 1
- LWIHDJKSTIGBAC-UHFFFAOYSA-K tripotassium phosphate Chemical compound [K+].[K+].[K+].[O-]P([O-])([O-])=O LWIHDJKSTIGBAC-UHFFFAOYSA-K 0.000 description 1
- 229910000404 tripotassium phosphate Inorganic materials 0.000 description 1
- 235000019798 tripotassium phosphate Nutrition 0.000 description 1
- 102000003390 tumor necrosis factor Human genes 0.000 description 1
- 102000003298 tumor necrosis factor receptor Human genes 0.000 description 1
- 210000004291 uterus Anatomy 0.000 description 1
- 235000019165 vitamin E Nutrition 0.000 description 1
- 229940046009 vitamin E Drugs 0.000 description 1
- 239000011709 vitamin E Substances 0.000 description 1
- 229910052727 yttrium Inorganic materials 0.000 description 1
Landscapes
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
Un compuesto de la fórmula A**Fórmula** en donde R1 representa H o F, R2 representa halógeno, alquilo C1-C6, alquenilo C2-C6 o alquilo C1-C6 halogenado, R3 representa halógeno, H, alquilo C1-C6, o alquilo C1-C6 halogenado, L es un enlace directo o representa CH2, R4 se selecciona del grupo que comprende**Fórmula** opcionalmente sustituido con C≡N, 1 o 2 alquilos C1-C3, 1 o 2 alquilos halogenados, 1 o 2 alcoxi C1-C3 o 1 o 2 halógenos, X representa C o N, en donde N está presente en 1 o 2 posiciones y * indica el punto de unión, y sales farmacéuticamente aceptables del mismo.
Description
DESCRIPCIÓN
Ácidos ftalámicos N-sustituidos-5 sustituidos como inhibidores de la sortilina
Campo de la invención
La presente invención se refiere a ciertos ácidos ftalámicos N-sustituidos-5 sustituidos que son inhibidores del receptor de sortilina y, por lo tanto, son útiles en terapia y a composiciones farmacéuticas que comprenden dichos compuestos.
Antecedentes de la invención
La sortilina (llamada también NTR-3 o GP95) es un receptor de membrana de tipo I que pertenece a la familia del dominio Vps10p (proteína 10 de selección de proteínas vacuolares) de receptores de selección (Willnow et al, Nat Rev Neurosci, 12: 899-909 (2008)) que comprende también SorLA, SorCS1, SorCS2 y SorCS3. La familia Vps10p comparte el dominio extracelular Vps10p de aproximadamente 700 aminoácidos, originalmente identificado como un receptor de selección en Saccharomyces cerevisiae, el cual en la sortilina abarca toda la parte extracelular que forma el llamado propulsor beta de 10 láminas, cuya estructura ha sido publicada (Quistgaard et al, Nat Struct Mol Biol, 1: 96-8 (2009)). La sortilina se expresa ampliamente en el sistema nervioso central y periférico en las neuronas, así como en otros tejidos y células incluyendo el hígado, el corazón, los testículos, el útero, el riñón, el músculo esquelético, las células T, las células B y las células NK (Petersen et al., J. Biol. Chem., 272: 3599-3605 (1997); Herman-Borgmeyer et al., Mol. Brain Res., 65: 216-219 (1999)). Herda et al, Immunity, 37(5): 854-66 (2012)). Sólo una pequeña fracción de la proteína se expresa en la superficie celular, mientras que un estimado del 90 % se localiza intracelularmente, aunque la distribución de la sortilina puede estar regulada por las interacciones de los ligandos. Se ha demostrado que la sortilina media en los efectos pro-apoptóticos de las pro-neurotrofinas, incluyendo pro-NGF, proNT3 y pro-BDNF las cuales, a través de la unión a un complejo de sortilina-P75, inducen la degeneración y la muerte celular en modelos celulares y animales de una serie de trastornos neurodegenerativos (Nykjaer et al, Nature, 427 (6977): 843-8 (2004)). Además, la sortilina media en el tráfico y en la selección de los receptores de neurotrofinas y también es un regulador de la secreción de proBDNF (Evans et al, J Biol Chem, 86 (34): 29556-67 (2011)). Por ello, la sortilina se considera un regulador clave del equilibrio entre los efectos generalmente opuestos de las neurotrofinas maduras y las pro-formas de neurotrofinas. Se ha sugerido tomar como diana la apoptosis mediada por la sortilina-P75 como un mecanismo protector en los trastornos neurodegenerativos basado en estudios en modelos celulares y animales relacionados con afecciones neurodegenerativas agudas y crónicas. Específicamente, se ha sugerido que la sortilina tiene efectos beneficiosos en el dolor ya que se ha encontrado que los ratones knockout con sortilina están protegidos en un modelo de dolor por lesión del nervio preservado (Nykjaer et al, WO 2009/155932 A2).
Además de las pro-neurotrofinas, se han identificado varios copartícipes de unión para la sortilina. Se ha demostrado que la sortilina es un receptor para el neuropéptido neurotensina (Mazella et al, J Biol Chem., 273 (41): 26273-6 (1998)), y más recientemente también que funciona como un receptor para la progranulina (PGRN) (Hu et al, Neuron, 68 (4): 654-67, (2010), Carrasquillo et al., Am J Hum Genet, 87 (6): 890-7 (2010)). Los sitios de unión de neurotensina y progranulina han sido caracterizados y se ha demostrado que se localizan en los mismos aminoácidos (Hu et al, Neuron, 68 (4): 654-67, (2010), Quistgaard et al., Nat Struct Mol Biol, 1: 96-8 (2009), Zheng et al, PLoS One. 2011; 6 (6): e21023 (2011), mientras que se ha sugerido que el sitio de unión de la pro-neurotrofina se localiza en un sitio separado del sitio de unión de la neurotensina (Serup Andersen et al, J Biol Chem. 285 (16): 12210 -22 (2010)) aunque la unión de la pro-neurotrofina es inhibida por la neurotensina en pruebas funcionales. Recientemente, se ha demostrado que la sortilina media en el aclaramiento de la PGRN mediante la unión seguida por la captación y distribución celular a los lisosomas. La PGRN tiene propiedades neurotróficas y ha sido ligada a la degeneración lobular frontotemporal (FTLD), un trastorno neurodegenerativo caracterizado por inclusiones positivas para la proteína TAR de unión al RNA proteína 43 de unión al DNA (TDP-43). En un subconjunto de pacientes con FTLD, la expresión de PGRN disminuye debido a las mutaciones en el gen GRN. En ratones knockout con sortilina, se ha publicado que aumentaban los niveles de PGRN y se ha encontrado que la deficiencia de sortilina en ratones PGRN /- aumenta la PGRN hasta al menos el nivel de WT (tipo natural). Por lo tanto, se ha sugerido tomar como diana la sortilina para aliviar o normalizar los niveles de expresión de PGRN para detener o retardar la neurodegeneración en FTLD (Prudencio et al, Proc Natl Acad Sci USA. 109 (52): 21510-5 (2012)). Un cribado amplio de genoma asociado a un SNP cerca del locus del gen SORT1 con niveles de expresión de PGRN y además un estudio de alteración de la expresión y el corte y empalme después de reducir la TDP-43 en el cerebro de ratón por medio de oligonucleótidos antisentido han identificado a la sortilina como uno de los diferentes genes empalmados alternativamente que sugiere un papel para la sortilina en la patología de ALS y TSDP-43 (Polymenidou et al, Nat Neurosci. 14 (4): 459-68 (2011), Carrasquillo et al., Am J Hum Genet.; 87 (6): 890-7 (2010)).
Además de la patología de TDP-43, se han atribuido otras funciones a la PGRN, incluidas en la inflamación y reparación de tejidos. Se ha publicado que la PGRN se une a los receptores de TNF (factor de necrosis tumoral) con alta afinidad (Tang et al, Science, 332 (6028): 478-84 (2011)), modulando de este modo la unión de TNF-alfa y mostrando un efecto proinflamatorio en modelos de ratón de artritis reumatoide. Por lo tanto, se ha sugerido que la selección de sortilina como diana ejerce efectos antiinflamatorios al inhibir el aclaramiento de la PGRN (Nykjaer and
Willnow, Trends Neurosci., 35 (4): 261-70 (2012))
La sortilina se expresa en células inmunitarias y ha sido implicada en trastornos inflamatorios ya que se ha publicado recientemente que la pérdida de sortilina reduce la liberación de IFN-gamma de las células T CTL y TH1 y de las células NK. Se ha sugerido que la sortilina modula las respuestas inmunitarias adaptativas e innatas mediante la regulación de la secreción de IFN-gamma y que la sortilina puede ser una diana (Herda et al, Immunity, 37 (5): 854 66 (2012)) en la enfermedad inflamatoria del intestino y otros trastornos inflamatorios dependientes de IFN gamma. Se han descrito una serie de otros copartícipes de unión con la sortilina. Se demostró que el factor de crecimiento CNTF (factor neurotrófico ciliar) se une a la sortilina con alta afinidad y es depurado por captación celular (Larsen et al, Mol Cell Biol. (17): 4175-87 (2010)), por lo que la señalización es modulada por la sortilina a través del complejo de receptor GP103/LIFRbeta, presumiblemente a través de una interacción directa con LIFRbeta. Se observó un efecto similar para las citocinas relacionadas CT-1, LIF, OSM e IL-6. Por lo tanto, se ha sugerido que la sortilina facilita la señalización dependiente de LIFRbeta de tal modo que la modulación de la sortilina puede ser beneficiosa en trastornos en los que el CNTF y las citocinas relacionadas son importantes. Se ha publicado también que la sortilina media en la internalización del receptor opioide kappa (Liu-Chen, 2012, poster, reunión anual de la Society for Neuroscience, 2012) y se ha publicado que un péptido, espadina, que se escinde de la pro-sortilina, se une a los canales de potasio TREK-1 (Mazella et al, PLoS Biol. 8 (4): e1000355, (2010)).
Además, la sortilina es un constituyente principal de las vesículas que contienen transportadores de glucosa 4 (Morris et al, J Biol Chem. 273 (6): 3582-7 (1998)) y se cree que está implicada como una proteína adaptadora cargo en la formación de las vesículas intracelulares sensibles a la insulina de la red trans-Golgi (Bogan et al, Curr Opin Cell Biol. (4): 506-12 (2010)). Intracelularmente, la sortilina interactúa con la apolipoproteína B100 (apoB100, Kjolby et al, Cell Metab, 12 (3): 213-23 (2010)). Recientemente, se ha publicado que la interacción de sortilina-apoB100 era estimulada por la insulina (Chamberlain, Biochem Biophys Res Commun. S0006-291X (12) 02182-1 (2012) publicación electrónica antes de la impresión). La sortilina también está implicada en el tráfico de prosaposina, esfingomielinasa ácida y catepsina H y Da los lisosomas. Se ha publicado recientemente que la sortilina se une a la APOE (apolipoproteína E), un factor de riesgo importante en la enfermedad de Alzheimer, así como a la APP (proteína precursora amiloidea) soluble en las neuronas primarias del hipocampo (Carlo et al, J Neurosci, 33 (1): 358-70 (2013); Gustafsen et al, J Neurosci, 33 (1): 64-71 (2013)).
Los polimorfismos genéticos en el cromosoma 1p13 han ligado Sort1 con el metabolismo del colesterol lipoproteína de baja densidad (LDL) y con el riesgo de infarto de miocardio o enfermedad coronaria arterial en pacientes humanos (Linsel-Nitschke et al, Atherosclerosis, 208 (1): 183-9 (2010), Musunuru et al, Nature, 466 (7307): 714-9 (2010)). En un estudio, se encontró que el aumento de la expresión de sortilina asociado con el polimorfismo rs599839 está correlacionado con niveles más bajos de colesterol-LDL en plasma y con la disminución del riesgo de enfermedad coronaria arterial (Linsel-Nitschke et al, Atherosclerosis., 208 (1): 183 -9 (2010)). Sin embargo, otros estudios dieron a entender que la ausencia de sortilina produjo una disminución de los niveles de colesterol en plasma y una disminución de la formación de placa en la aorta en ratones deficientes para el receptor de LDL (Kjolby et al, Cell Metab, 12 (3): 213-23 (2010))). Por lo tanto, el mecanismo que vincula la sortilina con el metabolismo de las LDL y el efecto neto de la alteración de la expresión de la sortilina aún es un tema de debate (Dubé et al, Bioessays., 33 (6): 430-7 (2011), Strong et al, Curr Atheroscler Rep., 14 (3): 211-8 (2012)) aunque hay acuerdo en que la sortilina se asocia con los niveles de colesterol/LDL circulante y que la modulación de la función de la sortilina puede representar una estrategia para reducir los niveles de LDL circulante y aliviar el riesgo cardiovascular. El documento WO 01/81345 describe derivados de ácido ftalámico para uso en el tratamiento de enfermedades neurodegenerativas tales como la demencia de Alzheimer y la enfermedad de Parkinson.
Debido a los estudios que asocian la función de la sortilina con la enfermedad y la unión de la sortilina con diversas proteínas implicadas en patologías en el sistema nervioso central así como en el periférico, la sortilina puede representar un objetivo terapéutico atractivo. Sin embargo, aunque ha sido identificado el sitio de unión de los ligandos de sortilina neurotensina y progranulina, hasta la fecha no se ha descrito ningún modulador específico de molécula pequeña de la función de la sortilina.
La presente invención tiene como objetivo proporcionar compuestos que son inhibidores de la sortilina y, como tales, útiles en el tratamiento de enfermedades asociadas con la sortilina.
Sumario de la invención
Los presentes inventores han encontrado sorprendentemente ciertos compuestos que son inhibidores de la sortilina. Por consiguiente, en una realización, la invención proporciona compuestos de la fórmula A, que sigue

en donde
R1 representa H o F,
R2 representa halógeno, alquilo C1-C6, alquenilo C2-C6 o alquilo C1-C6 halogenado,
R3 representa halógeno, H, alquilo C1-C6, o alquilo C1-C6 halogenado,
L es un enlace directo o representa CH2,
R4 representa

* indica el punto de unión.
opcionalmente está sustituido con CeN, 1 o 2 alquilos C1-C3, 1 o 2 alquilos halogenados, 1 o 2 alcoxi C1-C3o 1 o 2 halógenos, en donde X indica C o N y N está presente en 1 o 2 posiciones.
y sales farmacéuticamente aceptables de los mismos.
En una realización, la invención proporciona una composición farmacéutica que comprende un compuesto de la fórmula A anterior y sales farmacéuticamente aceptables del mismo junto con un excipiente farmacéuticamente aceptable.
En una realización, la invención proporciona compuestos de la fórmula A anterior y sus sales farmacéuticamente aceptables para uso en terapia.
En una realización, la invención proporciona compuestos de la anterior fórmula A y sus sales farmacéuticamente aceptables para uso en el tratamiento de una enfermedad neurodegenerativa, enfermedad psiquiátrica, enfermedad de las neuronas motoras, neuropatías periféricas, dolor, neuroinflamación o ateroesclerosis.
En una realización, la invención se refiere al uso de un compuesto de la anterior fórmula A y sus sales farmacéuticamente aceptables en la fabricación de un medicamento para uso en el tratamiento de una enfermedad neurodegenerativa, enfermedad psiquiátrica, enfermedad de las neuronas motoras, neuropatías periféricas, dolor, neuroinflamación o ateroesclerosis.
En una realización, la invención se refiere a un compuesto para uso en un método para el tratamiento de una enfermedad neurodegenerativa, enfermedad psiquiátrica, enfermedad de las neuronas motoras, neuropatías periféricas, dolor, neuroinflamación o ateroesclerosis, comprendiendo el método la administración de una cantidad terapéuticamente eficaz de un compuesto de la anterior fórmula A y las sales farmacéuticamente aceptables del mismo a un paciente que lo necesite.
Breve descripción de los dibujos
La Figura 1, muestra que la adición de neurotensina (NT) o el compuesto del Ejemplo 1 en presencia de PGRN bloquea la interacción con la sortilina, como se ve en la figura por el aumento en los niveles de PGRN.
La Figura 2, muestra que la adición de neurotensina o el compuesto del Ejemplo 1 bloquea la unión o endocitosis de PGRN a las células que expresan la sortilina.
Descripción detallada de la invención
En realizaciones adicionales, dicho grupo R4 de la fórmula A anterior se puede seleccionar del grupo que comprende

* indica el punto de unión.
cuyos grupos pueden estar opcionalmente sustituidos con C=N, 1 o 2 alquilos C1-C3, 1 o 2 alquilos halogenados, 1 o 2 alcoxi C1-C3o 1 o 2 halógenos, en donde X indica C o N y N está presente en 1 o 2 posiciones.
En otra realización más, el alquilo C1-C6 halogenado en R2 y R3 de la fórmula A puede ser cada uno independientemente CF3. En otra realización, R2 puede ser Cl, Br o Cf3 y R3 puede ser H o Cl.
Todavía en otras realizaciones adicionales, el compuesto según la fórmula A anterior puede tener un grupo R4 seleccionado del grupo que comprende

* indica el punto de unión
cuyos grupos pueden estar opcionalmente sustituidos con C=N, 1 o 2 alquilos C1-C3, 1 o 2 alquilos halogenados, 1 o 2 alcoxi C1-C3o 1 o 2 halógenos.
En una realización específica, el compuesto según la fórmula A se puede seleccionar del grupo que comprende, ácido N-(6-metil-piridin-2-il)-5-trifluorometil-ftalámico
ácido 5-bromo-N-(6-metil-piridin-2-il)-ftalámico
ácido 5-metil-N-(6-metil-piridin-2-il)-ftalámico
ácido 5-cloro-N-(6-metil-piridin-2-il)-ftalámico
ácido 4,5-dicloro-N-(6-metil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(3-metil-4,5,6,7-tetrahidro-benzo[b]tiofen-2-il)-ftalámico
ácido N-(5,6-dimetil-piridin-2-il)-5-trifluorometil-ftalámico
ácido N-(4-metil-piridin-2-il)-5-trifluorometil-ftalámico
ácido N-(2-metil-piridin-4-il)-5-trifluorometil-ftalámico
ácido 4,5-dicloro-N-(4-metil-piridin-2-il)-ftalámico
ácido 4,5-dicloro-N-(5,6-dimetil-piridin-2-il)-ftalámico
ácido 4,5-dicloro-N-(2-metil-piridin-4-il)-ftalámico
ácido 4,5-dicloro-N-(2-metil-pirimidin-4-il)-ftalámico
ácido 5-cloro-6-fluoro-N-(6-metil-piridin-2-il)-ftalámico
ácido 4,5-dimetil-N-(6-metil-piridin-2-il)-ftalámico
ácido 2-((3-cloro-5-(trifluorometil)piridin-2-il)carbamoil)-5-(trifluorometil)benzoico
ácido 2-((4-metilpirimidin-2-il)carbamoil)-5-(trifluorometil)benzoico
ácido 2-((5,6-dimetilpirazin-2-il)carbamoil)-5-(trifluorometil)benzoico
ácido 5-bromo-N-(5-metil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(5-cloro-piridin-2-il)-ftalámico
ácido 5-bromo-N-piridin-2-il-ftalámico
ácido 5-bromo-N-(6-cloro-piridin-2-il)-ftalámico
ácido 5-bromo-N-(5,6-dimetil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(4-metil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(2-metil-piridin-4-il)-ftalámico
ácido 5-bromo-N-piridin-3-il)-ftalámico
ácido 5-bromo-N-(3-metil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(4-metil-tiazol-2-il)-ftalámico
ácido 5-bromo-N-quinolin-2-il-ftalámico
ácido 5-bromo-N-(5,6-dicloro-piridin-2-il)-ftalámico
ácido 5-bromo-N-(6-metil-piridin-3-il)-ftalámico
ácido 5-bromo-N-(6-metil-piridazin-3-il)-ftalámico
ácido 5-bromo-N-(4,6-dimetil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(2-metil-pirimidin-4-il)-ftalámico
ácido 5-bromo-N-(6-metil-pirimidin-4-il)-ftalámico
ácido N-(2-metoxi-piridin-4-il)-5-trifluorometil-ftalámico
ácido N-(6-metoxi-piridin-2-il)-5-trifluorometil-ftalámico
ácido N-piridin-2-ilmetil-5-trifluorometil-ftalámico
ácido N-piridin-4-ilmetil-5-trifluorometil-ftalámico
ácido N-piridin-3-ilmetil-5-trifluorometil-ftalámico
ácido N-(6-metil-piridin-2-il)-5-propil-ftalámico
ácido N5-isopropenil-N-(6-metil-piridin-2-il)-ftalámico
ácido N5-isopropil-N-(6-metil-piridin-2-il)-ftalámico
ácido 2-((2-metilpirimidin-4-il)carbamoil)-5-(trifluorometil)benzoico
ácido 2-((4,5-dimetilpirimidin-2-il)carbamoil)-5-(trifluorometil)benzoico
ácido 2-((5,6,7,8-tetrahidroquinolin-2-il)carbamoil)-5-(trifluorometil)benzoico
ácido 2-((6-metilpiridin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico
ácido 2-((5,6,7,8-tetrahidroquinolin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico
ácido 2-((5,6-dimetilpiridin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico
ácido 2-((2-metilpirimidin-4-il)carbamoil)-4,5-bis(trifluorometil)benzoico
ácido 2-((2,6-dimetilpiridin-4-il)carbamoil)-5-(trifluorometil)benzoico
o una sal farmacéuticamente aceptable de los mismos.
Los compuestos mencionados anteriormente pueden estar en una composición como único ingrediente activo o en combinación con otros ingredientes activos. Adicionalmente, pueden estar en la composición uno o más vehículos o diluyentes farmacéuticamente aceptables.
En ciertos aspectos, la invención se refiere también a profármacos de la fórmula A, y por lo tanto al uso de ciertos compuestos como productos en terapia, que son compuestos de la fórmula C descritos a continuación.
Por "profármaco" se entiende un medicamento que se administra inicialmente al cuerpo en una forma inactiva o no totalmente activa, que llega a convertirse en su forma activa a través de los procesos metabólicos normales del cuerpo. En un aspecto adicional más, la invención se refiere a un profármaco según la fórmula C y al uso de estos compuestos en terapia:

en donde
R9 representa alquilo C1-C6
R10 representa halógeno, alquilo C1-C6, alquenilo C2-C6 o alquilo C1-C6 halogenado,
R11 representa halógeno, H, alquilo C1-C6o alquilo C1-C6 halogenado,
n es 0 o 1,
R12 representa

y sus sales farmacéuticamente aceptables.
En otra realización, R9 representa alquilo Ci-C4.
En otra realización, los profármacos según la fórmula C puede tener R10 que representa CH3, CHCH2, Br, Cl, C=N o CF3 y R7 que representa H, CF3 o Cl.
En una realización específica, el profármaco según la fórmula C se puede seleccionar del grupo que comprende éster ferc-butílico del ácido 5-bromo-N-(5,6-dimetil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido N-(6-metil-piridin-2-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(6-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(5-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(2-metil-piridin-4-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-piridin-3-il-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(3-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(4-metil-tiazol-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-quinolin-2-il-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(5,6-dicloro-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(6-metil-piridin-3-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(6-metil-piridazin-3-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(4,6-dimetil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(2-metil-pirimidin-4-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(6-metil-pirimidin-4-il)-ftalámico
éster ferc-butílico del ácido N-(2-metoxi-piridin-4-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-(6-metoxi-piridin-2-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-piridin-2-ilmetil-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-piridin-4-ilmetil-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-piridin-3-ilmetil-5-trifluorometil-ftalámico
No aplicable - no es un profármaco
éster ferc-butílico del ácido 5-isopropenil-N-(6-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido N-(6-metil-piridin-2-il)-5-propil-ftalámico
éster ferc-butílico del ácido N-(2-metil-pirimidin-4-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-(4,5-dimetil-pirimidin-2-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-(5,6,7,8-tetrahidro-quinolin-2-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido 5-isopropil-N-(6-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido N-(2,6-dimetil-piridin-4-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido 4,5-dicloro-N-(6-metil-piridin-2-il)-ftalámico
éster isopropílico del ácido 4,5-dicloro-N-(6-metil-piridin-2-il)-ftalámico
éster metílico del ácido 4,5-dicloro-N-(6-metil-piridin-2-il)-ftalámico
éster isopropílico del ácido 4,5-dicloro-N-(2-metil-pirimidin-4-il)-ftalámico
éster etílico del ácido 4,5-dicloro-N-(2-metil-pirimidin-4-il)-ftalámico
éster metílico del ácido N-(5,6-dimetil-piridin-2-il)-4,5-bis-trifluorometil-ftalámico
o una sal farmacéuticamente aceptable de los mismos.
Se prevé que los profármacos de la fórmula C se puedan administrar en formulaciones farmacéuticas junto con uno o más vehículos o diluyentes farmacéuticamente aceptables. El uso de estos profármacos está previsto para las mismas afecciones médicas que los compuestos de la fórmula A.
Los compuestos de la presente invención pueden tener uno o más centros asimétricos y se pretende que todos los isómeros ópticos (es decir, enantiómeros o diastereoisómeros) tales como isómeros ópticos separados, puros o parcialmente purificados y cualquier mezcla de los mismos, incluidas las mezclas racémicas, es decir, una mezcla de los estereoisómeros, estén incluidos dentro del alcance de la invención.
En este contexto, se entiende que cuando se especifica la forma de los diastereoisómeros, el compuesto está en exceso enantiomérico, por ejemplo, esencialmente en forma pura. Por consiguiente, una realización de la invención se refiere a un compuesto de la invención que tiene un exceso enantiomérico de al menos 60 %, al menos 70 %, al menos 80 %, al menos 85 %, al menos 90 %, al menos 96 %, preferiblemente al menos el 98 %.
Las formas racémicas se pueden resolver en los antípodas ópticos por métodos conocidos, por ejemplo, mediante la separación de sus sales diastereoisómeras con un ácido ópticamente activo, y liberando el compuesto de amina ópticamente activo por tratamiento con una base. Otro método para resolver racematos en los antípodas ópticos se basa en la cromatografía sobre una matriz ópticamente activa. Los compuestos de la presente invención también se pueden resolver mediante la formación de derivados diastereoisómeros. Se pueden usar métodos adicionales para la resolución de isómeros ópticos, conocidos por los expertos en la técnica. Tales métodos incluyen aquellos expuestos por J. Jaques, A. Collet and S. Wilen en "Enantiomers, Racemates, and Resolutions", John Wiley and Sons, New York (1981). Los compuestos ópticamente activos se pueden preparar también a partir de materiales de partida ópticamente activos.
Además, cuando está presente en la molécula un doble enlace o un sistema de anillo total o parcialmente saturado, se pueden formar isómeros geométricos. Se pretende que todos los isómeros geométricos tales como isómeros geométricos separados, puros o parcialmente purificados o mezclas de los mismos estén incluidos dentro del alcance de la invención. Del mismo modo, las moléculas que tienen un enlace con rotación restringida pueden formar isómeros geométricos. También se pretende que estos se incluyan dentro del alcance de la presente invención.
Además, algunos de los compuestos de la presente invención pueden existir en diferentes formas tautoméricas y se pretende que todas las formas tautoméricas que pueden formar los compuestos estén incluidas dentro del alcance de la presente invención.
En el presente contexto, las "sales farmacéuticamente aceptables" incluyen sales de adición de ácido farmacéuticamente aceptables, sales de metales farmacéuticamente aceptables, sales de amonio y de amonio alquilado. Las sales de adición de ácido incluyen sales de ácidos inorgánicos así como de ácidos orgánicos.
Los ejemplos de sales metálicas incluyen sales de litio, sodio, potasio, magnesio y similares.
Los ejemplos de sales de amonio y de amonio alquilado incluyen sales de amonio, de metilo, dimetilo, trimetilo, etilo, hidroxietilo, dietilo, n-butilo, sec-butilo, ferc-butilo, tetrametilamonio y similares.
En el presente contexto, "alquilo" y "alquenilo" significan un hidrocarburo saturado lineal o ramificado. El término "alquenilo" incluye radicales que tienen al menos un doble enlace carbono-carbono. En particular, alquilo C1-6 o alquenilo C2-6 pretenden indicar un hidrocarburo que tiene 1, 2, 3, 4, 5 o 6 átomos de carbono o 2, 3, 4, 5 o 6 átomos de carbono, respectivamente, e igualmente, alquilo C1-3 o alquenilo C2-3 pretenden indicar un hidrocarburo que tiene 1, 2 o 3 átomos de carbono o 2 o 3 átomos de carbono, respectivamente.
Los grupos alquilo típicos incluyen, pero no se limitan a, metilo, etilo, propilo, isopropilo, butilo, isobutilo, t-butilo, pentilo, isopentilo, hexilo y similares. El grupo "alquilo" puede estar sustituido con uno o más, tal como 1, 2 o 3, halógenos, constituyendo así un alquilo halogenado tal como fluoroetilo, trifluorometilo o trifluoroetilo.
El término "alcoxi" como se usa en la presente memoria se refiere a un grupo de fórmula -O-alquilo, en donde alquilo se define como anteriormente. En particular, se pretende que alcoxi C1-C3 indique un hidrocarburo que tiene 1, 2 o 3 átomos de carbono. Los ejemplos de grupos alcoxi incluyen metoxi, etoxi, n-propoxi e isopropoxi.
En el presente contexto, "halógeno" indica los miembros del grupo 7° principal de la tabla periódica de los elementos, tal como fluoro, cloro, bromo y yodo.
Por "heteroátomo" se entiende que significa azufre, oxígeno o nitrógeno.
El término "aromático" se refiere a un resto cíclico o policíclico que tiene un sistema de electrones (4n 2)n conjugado insaturado (donde n es un número entero positivo), a veces denominado sistema de electrones n deslocalizados.
El término "heterocíclico", como se usa en la presente memoria, solo o en combinación, se refiere a anillos aromáticos o no aromáticos saturados o insaturados que contienen de 5 a 6 átomos en el anillo, donde 1o 2 de los átomos en el anillo son heteroátomos.
El término "heteroaromático" como se usa en la presente memoria, solo o en combinación, se refiere a un anillo aromático que contiene de 5 a 6 átomos en el anillo, donde 1 o 2 de los átomos en el anillo son heteroátomos.
El término "anillo heterocíclico bicíclico" se refiere a 2 anillos cíclicos fusionados en donde cada uno puede ser saturado o insaturado para formar un "anillo heterocíclico bicíclico" de un total de 8-10 miembros. Este anillo heterocíclico bicíclico puede tener 1 o 2 heteroátomos en uno o ambos anillos. En una realización, el anillo bicíclico constituye un anillo heteroaromático fusionado con un anillo carbocíclico saturado o insaturado (es decir, un anillo cíclico en el que todos los miembros del anillo son átomos de carbono) o un anillo heterocíclico.
Los términos "sustituyentes" o "sustituidos" como se usan en la presente memoria, solos o en combinación, se refieren a grupos que se pueden usar para reemplazar el hidrógeno. La molécula sustituida puede ser sustituida adicionalmente en algunas realizaciones de la invención.
En el presente contexto, el término "cantidad terapéuticamente eficaz" de un compuesto pretende indicar una cantidad suficiente para curar, aliviar o detener parcialmente las manifestaciones clínicas de una enfermedad dada y sus complicaciones en una intervención terapéutica que comprende la administración de dicho compuesto. Una cantidad adecuada para lograr esto se define como "cantidad terapéuticamente eficaz". Las cantidades eficaces para cada propósito dependerán de la gravedad de la enfermedad o lesión, así como del peso y el estado general del sujeto. Se puede entender que la determinación de una dosis apropiada se puede lograr utilizando experimentación de rutina, por ejemplo, construyendo una matriz de valores y ensayando diferentes puntos de la matriz, lo que se encuentra dentro de las habilidades normales de un médico capacitado.
En el presente contexto, el término "tratamiento " y "tratar" significa el control y cuidado de un paciente con el fin de combatir una enfermedad. El término pretende incluir el espectro completo de tratamientos para una enfermedad dada que sufre el paciente, tal como la administración de un compuesto activo para aliviar los síntomas o complicaciones, retrasar la progresión de la enfermedad, aliviar o paliar los síntomas y complicaciones, y/o para curar o eliminar la enfermedad. El paciente a tratar es preferiblemente un mamífero, en particular un ser humano. En el presente contexto, "enfermedad" se puede usar como sinónimo de trastorno, afección, mal funcionamiento, disfunción y similares.
Como se ha establecido anteriormente, los inhibidores de la sortilina se pueden usar en el tratamiento de enfermedad neurodegenerativa, enfermedad psiquiátrica, enfermedad de las neuronas motoras, neuropatías periféricas, dolor, neuroinflamación o ateroesclerosis.
Por lo tanto, los compuestos descritos en la fórmula A, los compuestos de la fórmula C como profármacos o la composición que comprende dichos compuestos se pueden usar en un método para el tratamiento seleccionado del grupo que comprende la enfermedad de Alzheimer, enfermedad de Parkinson, ictus, lesión cerebral traumática, degeneración de la retina, degeneración de fotorreceptores inducida por la luz, epilepsia, trastorno bipolar, esclerosis lateral amiotrófica (ELA), degeneración lobular frontotemporal (FTLD), atrofia muscular espinal, neuropatía periférica, neuropatía diabética, dolor agudo y crónico, prevención y tratamiento del dolor establecido, dolor neuropático, dolor lumbar, dolor postoperatorio, dolor inflamatorio, artritis reumatoide, enfermedad de Crohn, colitis ulcerosa, esclerosis múltiple y ateroesclerosis.
En una realización, el compuesto de la presente invención se administra en una cantidad de aproximadamente 0,001 mg/kg de peso corporal a aproximadamente 100 mg/kg de peso corporal al día. En particular, las dosis diarias pueden estar en el intervalo de 0,01 mg/kg de peso corporal a aproximadamente 50 mg/kg de peso corporal al día. Las dosis exactas dependerán de la frecuencia y modo de administración, el sexo, la edad, el peso y el estado general del sujeto a tratar, la naturaleza y la gravedad de la afección a tratar, de cualquier enfermedad concomitante que se deba tratar, del efecto deseado del tratamiento y de otros factores conocidos por los expertos en la técnica. Una dosis oral típica para adultos estará en el intervalo de 1-1000 mg/día de un compuesto de la presente invención, tal como 1-500 mg/día.
Los compuestos de la presente invención se pueden administrar solos como un compuesto puro o en combinación con vehículos o excipientes farmacéuticamente aceptables, en dosis únicas o múltiples. Las composiciones farmacéuticas según la invención se pueden formular con vehículos o diluyentes farmacéuticamente aceptables, así como cualquier otro adyuvante y excipiente conocido según técnicas convencionales tales como las descritas en Remington: The Science and Practice of Pharmacy, 21 Edition, PA, 2005. En el presente contexto, "excipiente", "vehículo", "diluyente", "adyuvante" y similares se utilizan como sinónimos y se pretende que signifiquen lo mismo. Las composiciones farmacéuticas se pueden formular específicamente para administración por cualquier vía adecuada, tal como la vía oral, rectal, nasal, pulmonar, tópica (incluyendo bucal y sublingual), transdérmica, intracisternal, intraperitoneal, vaginal y parenteral (incluyendo subcutánea, intramuscular, intratecal, intravenosa e intradérmica). Se podrá apreciar que la vía preferida dependerá de la condición general y de la edad del sujeto a tratar, de la naturaleza de la afección a tratar y del ingrediente activo elegido.
Las composiciones farmacéuticas para administración oral incluyen formas farmacéuticas sólidas tales como cápsulas, comprimidos, grageas, píldoras, comprimidos para chupar, polvos y gránulos. Cuando sea apropiado, se pueden preparar con recubrimientos.
Las formas farmacéuticas líquidas para administración oral incluyen soluciones, emulsiones, suspensiones, jarabes y elixires.
Las composiciones farmacéuticas para administración parenteral incluyen soluciones, dispersiones, suspensiones o emulsiones inyectables, acuosas y no acuosas, estériles, así como polvos estériles para ser reconstituidos en soluciones o dispersiones inyectables estériles antes de su uso.
Otras formas de administración adecuadas incluyen supositorios, pulverizaciones, pomadas, cremas, geles, inhalantes, parches dérmicos, implantes, etc.
De forma conveniente, los compuestos de la invención se administran en una forma farmacéutica unitaria que contiene dichos compuestos en una cantidad de aproximadamente 0,1 a 500 mg, tal como 10 mg, 50 mg, 100 mg, 150 mg, 200 mg o 250 mg de un compuesto de la presente invención.
Para administración parenteral, se pueden emplear soluciones del compuesto de la invención en solución acuosa estéril, propilenglicol acuoso, vitamina E acuosa o aceite de sésamo o cacahuete. Dichas soluciones acuosas deben ser tamponadas adecuadamente, si es necesario, y el diluyente líquido se debe convertir primero en isotónico con suficiente solución salina o glucosa. Las soluciones acuosas son particularmente adecuadas para administración intravenosa, intramuscular, subcutánea e intraperitoneal. Los medios acuosos estériles empleados están fácilmente disponibles por métodos estándar conocidos por los expertos en la técnica.
Los vehículos farmacéuticos adecuados incluyen diluyentes o agentes de carga sólidos inertes, solución acuosa estéril y diversos disolventes orgánicos. Ejemplos de vehículos sólidos son lactosa, terra alba, sacarosa, ciclodextrina, talco, gelatina, agar, pectina, goma arábiga, estearato de magnesio, ácido esteárico y éteres de celulosa y alquilo inferior. Ejemplos de vehículos líquidos son jarabe, aceite de cacahuete, aceite de oliva, fosfolípidos, ácidos grasos, aminas de ácidos grasos, polioxietileno y agua. Las composiciones farmacéuticas formadas combinando el compuesto de la invención y los vehículos farmacéuticamente aceptables se administran entonces fácilmente en una variedad de formas farmacéuticas adecuadas para las vías de administración descritas.
Las formulaciones de la presente invención adecuadas para administración oral se pueden presentar como unidades discretas, tales como cápsulas o comprimidos, cada una de las cuales contiene una cantidad predeterminada del ingrediente activo, y que pueden incluir un excipiente adecuado. Además, las formulaciones disponibles por vía oral pueden estar en forma de polvo o gránulos, de una solución o suspensión en un líquido acuoso o no acuoso, o de una emulsión líquida de aceite en agua o agua en aceite.
Si se utiliza un vehículo sólido para la administración oral, la preparación puede ser un comprimido, por ejemplo, colocado en una cápsula de gelatina dura en forma de polvo o pellet o en forma de una pastilla o comprimido para chupar. La cantidad de vehículo sólido puede variar, pero generalmente será de aproximadamente 25 mg a aproximadamente 1 g.
Si se usa un vehículo líquido, la preparación puede estar en forma de un jarabe, emulsión, cápsula de gelatina blanda o líquido inyectable estéril, tal como una suspensión o solución líquida acuosa o no acuosa.
Los comprimidos se pueden preparar mezclando el ingrediente activo con adyuvantes y/o diluyentes ordinarios, seguido por la compresión de la mezcla en una máquina de comprimir convencional. Los ejemplos de adyuvantes o diluyentes comprenden: almidón de maíz, almidón de patata, talco, estearato de magnesio, gelatina, lactosa, gomas y similares. Se puede usar cualquier otro adyuvante o aditivo usado generalmente para estos fines tales como colorantes, saborizantes, conservantes, etc. siempre que sean compatibles con los ingredientes activos.
El uso de los términos "un", "uno" y “una” y “el” y "la" y referentes similares en el contexto de la descripción de la invención se debe interpretar que abarca tanto el singular como el plural, a menos que se indique otra cosa en la presente memoria o se contradiga claramente por el contexto. Por ejemplo, la frase "el compuesto" se debe entender que se refiere a varios "compuestos" de la invención o aspecto particular descrito, a menos que se indique otra cosa. La descripción en la presente memoria de cualquier aspecto o aspectos de la invención utilizando términos tales como "que comprende", "que tiene", "que incluye" o "que contiene" con referencia a un elemento o elementos intenta proporcionar apoyo para un aspecto similar o aspecto de la invención que "consiste en", "consiste esencialmente en", o "comprende sustancialmente" ese elemento o elementos particulares, a menos que se indique otra cosa o se contradiga claramente por el contexto (p. ej., una composición descrita en la presente memoria que comprende un elemento particular se debe entender que describe también una composición que consiste en ese elemento, a menos que se establezca otra cosa o se contradiga claramente por el contexto).
Experimental
Abreviaturas y productos químicos utilizados
aq = acuoso. Salmuera = solución acuosa saturada de cloruro de sodio (p. ej., Sigma-Aldrich S7653). CDCh = cloroformo deuterado (p. ej., Aldrich 225789). DCM = cloruro de metileno/diclorometano (p. ej., Sigma-Aldrich 270997). DIPEA = di-/so-propil etil amina (p. ej., Sigma-Aldrich 387649). DMF = dimetilformamida (p. ej., Sigma-Aldrich 227056). DMSO-d6 = dimetilsulfóxido deuterado (p. ej., Aldrich 296147). Et3N = trietilamina (p. ej., Sigma-Aldrich T0886). Et2O = éter dietílico (p. ej. Sigma-Aldrich 346136). EtOAc = acetato de etilo (p. ej., Fluka 34972). EtOH = etanol (p. ej., Sigma-Aldrich 459844). h = hora u horas. HATU = hexafluorofosfato de O-(7-azabenzotriazol-1-il)-N,N,N',N'-tetrametiluronio. Heptanos (p. ej., Sigma-Aldrich 730491). K3PO4 (p. ej., Sigma -Aldrich P5629). LCMS = cromatografía de líquidos/espectrometría de masas. LiOH = hidróxido de litio (p. ej., Sigma-Aldrich 545856). MeOH = metanol (p. ej., Sigma-Aldrich 34860). MgSO4 (p. ej., Sigma-Aldrich M7506). Microondas = un reactor de microondas iniciador de Biotage. Min = minuto o minutos. NaHCO3 (p. ej., Sigma-Aldrich S6014). NaOt-Bu = terc-butóxido de sodio (p. ej., Aldrich 359270). Na2SO4 = sulfato de sodio (p. ej., Sigma-Aldrich 238597). NMP = 1-metil-2-pirrolidinona (p. ej., Sigma-Aldrich 443778). NMR = resonancia magnética nuclear. PDA = matriz de fotodiodos. Pd(OAc)2 = acetato de paladio (II) (p. ej., Aldrich 683124). Pd(PPh3)2Cl2 = dicloruro de bis(trifenilfosfina)paladio(II) (p. ej., Aldrich 208671). Éter de petróleo (p. ej., Sigma-Aldrich 77379). POCl3 = cloruro de fosforilo (p. ej., Aldrich 262099). HPLC preparativa = cromatografía de líquidos preparativa de alta resolución. Piridina (p. ej., Sigma-Aldrich 270970). Rt = temperatura ambiente. Gel de sílice = tamaño de partícula 100-200 mallas (75-150 pm). SFC = cromatografía de fluidos supercríticos. SOCl2 = cloruro de tionilo (p. ej., Sigma-Aldrich 320536). TFA = ácido trifluoroacético (p. ej., Sigma-Aldrich T6508). THF = tetrahidrofurano (p. ej., Sigma-Aldrich 401757). TLC = cromatografía en capa fina. Tolueno (p. ej., Sigma-Aldrich 244511). tR = tiempo de retención.
Nombres
Los nombres químicos se obtuvieron utilizando el software MDL ISIS/DRAW 2.5 de los sistemas de información MDL

Los compuestos de la fórmula general 1 se pueden preparar según el Esquema 1 donde un intermedio correspondiente de ftalimida X es hidrolizado con una base tal como, por ejemplo, hidróxido de litio.
Con fines ilustrativos, se utilizan los grupos A y B en los siguientes esquemas.
Se podrá apreciar que cuando el sustituyente A^B se puede obtener una mezcla de dos isómeros 1 y 1a (esquema 1), estos isómeros se pueden separar para obtener los compuestos puros mediante, por ejemplo, HPLC preparativa. Cuando B = H sólo el isómero 1 es el objeto de esta invención, y el isómero alternativo 1a puede ser descartado. Cuando A = B, sólo se obtendrá un único compuesto, es decir 1 y 1a son idénticos. Los isómeros individuales 1 y 1a se pueden caracterizar inequívocamente mediante técnicas de NMR
Esquema 1

Los intermedios de ftalimida de la fórmula general X se pueden preparar a su vez, por tratamiento del correspondiente anhídrido ftálico W con el correspondiente compuesto amino V en, por ejemplo, ácido acético a reflujo (esquema 2).
Esquema 2

Alternativamente los compuestos de la fórmula general 1 (y 1a) se pueden preparar también por reacción directa de un compuesto amino V y el correspondiente anhídrido ftálico W en, por ejemplo, acetona (esquema 3).
Esquema 3

Alternativamente los compuestos de la fórmula general 1 se pueden preparar según la reacción química del esquema 4. El acoplamiento de un compuesto amino V utilizando, por ejemplo, un agente de acoplamiento tal como HATU, con un intermedio de la fórmula general Z proporciona un intermedio Y, a partir del cual el compuesto de la fórmula general 1 se puede obtener por desbutilación del éster utilizando, por ejemplo, TFA
Esquema 4

Los intermedios de tipo Z (y Za) se pueden preparar por alcoholisis de un anhídrido ftálico correspondiente W con, por ejemplo, el alcóxido en agua, y separación de los isómeros Z y Za por cromatografía de fluidos supercríticos (SFC) (esquema 5).
Esquema 5

Los intermedios de tipo Y se pueden preparar también por modificación o funcionalización de uno de los sustituyentes de otro intermedio de tipo Y, por ejemplo, un intermedio de tipo Y' (esquema 6). Por ejemplo, en un intermedio de tipo Y' en donde el sustituyente A' contiene un alqueno o alquino, el sustituyente A' se puede reducir, por ejemplo, con hidrógeno y paladio sobre un catalizador de carbono hasta un sustituyente alternativo A (esquema 6) para obtener el intermedio Y
Esquema 6

Además un intermedio de tipo Z se puede preparar también por modificación o funcionalización de uno de los sustituyentes de otro intermedio de tipo Z, por ejemplo, un intermedio de tipo Z' (esquema 7). Por ejemplo, cuando el sustituyente A' de un intermedio de tipo Z' es un átomo de bromo, el bromo se puede convertir en otro sustituyente A (esquema 7) utilizando, por ejemplo, un acoplamiento catalizado por metal de transición, para obtener un intermedio de tipo Z.
Esquema 7

Adicionalmente, los compuestos de la fórmula general 1 se pueden preparar según la reacción química del esquema 8. El acoplamiento de un compuesto amino V utilizando, por ejemplo, un agente de acoplamiento tal como HATU, a un intermedio simétrico (es decir, A = B) de la fórmula general T puede proporcionar los compuestos de la fórmula general 1 directamente.
Esquema 8

Adicionalmente, los compuestos de la fórmula general 1 se pueden preparar según la reacción química del esquema 9. El acoplamiento de un compuesto amino V utilizando, por ejemplo, trimetilaluminio, a un intermedio simétrico (es decir, A = B) de la fórmula general R proporciona un intermedio S. El compuesto de la fórmula general 1 se puede obtener ahora por hidrólisis del éster utilizando, por ejemplo, hidróxido de litio.
Esquema 9

Ejemplos
La invención se ilustrará mediante los siguientes ejemplos no limitativos.
Métodos analíticos
LC-MS
Método A:
Se realizaron LC-MS en Waters Aquity UPLC-MS que consiste en Waters Aquity, que incluye el administrador de columnas, el administrador de disolventes binarios, el organizador de muestras, el detector de PDA (que opera a 254 nM), el detector ELS y SQ-MS equipado con una fuente APPI que funciona en modo de iones positivos.
Condiciones de LC: La columna era Acquity UPLC BEH C18 1,7 pm; 2,1x50 mm operando a 60 °C con 1,2 mL/min de un gradiente binario que consiste en agua ácido fórmico al 0,1 % (A) y acetonitrilo agua al 5 % ácido fórmico al 0,1 %.

Método B:
Se realizaron LC-MS en Waters Aquity UPLC-MS que consiste en Waters Aquity, que incluye el administrador de columnas, el administrador de disolventes binarios, el organizador de muestras, el detector de PDA (que opera a 254 nM), el detector ELS y TQ-MS equipado con una fuente APPI que funciona en modo de iones positivos.
Condiciones de LC: La columna era Acquity UPLC BEH C18 1,7 pm; 2,1x50 mm operando a 55 °C con 0,4 mL/min de un gradiente binario que consiste en agua ácido fórmico al 0,1 % (A) y acetonitrilo ácido fórmico al 0,1 %.


Método C:
Se realizaron LC-MS en Waters Aquity UPLC-MS que consiste en Waters Aquity, que incluye el administrador de columnas, el administrador de disolventes binarios, el organizador de muestras, el detector de PDA (que opera a 254 nM), el detector ELS y TQ-MS equipado con una fuente APPI que funciona en modo de iones positivos.
Condiciones de LC: La columna era ZORBAX RX C18 1,8 p; 2,1x50 mm operando a 55 °C con 0,4 mL/min de un gradiente binario que consiste en agua ácido fórmico al 0,01 % (A) y acetonitrilo ácido fórmico a 0,01 (B)

Método D:
Se realizaron LC-MS en Waters Aquity UPLC-MS que consiste en Waters Aquity, que incluye el administrador de columnas, el administrador de disolventes binarios, el organizador de muestras, el detector de PDA (que opera a 254 nM), el detector ELS y el TQ-MS equipado con una fuente APPI que funciona en modo de iones positivos.
Condiciones de LC: La columna era BEH C18 1,7p; 2,1x100 mm operando a 55 °C con 0,4 mL/min de un gradiente binario que consiste en agua ácido fórmico al 0,1 % (A) y acetonitrilo ácido fórmico al 0,1 (B).

Los tiempos de retención (tR) se expresan en minutos basados en la traza UV a 254 nm.
SFC
Las SFC se realizaron en un sistema Thar SFC-80 que consiste en un administrador de muestras, un inyector y un colector, bombas P-50 para CO2 y co-disolvente y un detector Gilson UV-Visible (modelo 151, que funciona a 235 nm). Se utilizó una columna Lux Cellulose-2 (250x30 mm) junto con 25 % de DEA al 0,5 % en etanol como co
disolvente con un caudal total de 80 g/min a 160 bares. Las muestras se cargaron a 50 mg/inyección.
HPLC preparativa
Método 1:
Las HPLC preparativas se realizaron en un sistema de purificación Gilson GX-281 que consiste en un administrador de muestras, un inyector y un colector, bombas de disolventes binarios (modelo 334) y un detector Gilson UV-Visible (modelo 155, que funciona a 254 nm y 215 nm). Se utilizó una columna CHIRAlPAk IC 5 ^: 250x30 mm que se eluyó con hexano/etanol (70:30) con un caudal de 25 mL/min.
Método 2:
Las HPLC preparativas se realizaron en un sistema de purificación Gilson GX-281 que consiste en un administrador de muestras, un inyector y un colector, bombas de disolventes binarios (modelo 334) y un detector Gilson UV-Visible (modelo 155, que funciona a 254 nm y 215 nm). Se utilizó una columna CHIRAlPAk IC 5 ^: 250x30 mm que se eluyó con DEA al 0,1 % en hexano/etanol (90:10) con un caudal de 25 mL/min.
NMR
Los espectros de 1H NMR se registraron a 400 MHz en instrumentos Varian-VNMRS-400 o Varian MR-400 o a 600 MHz en un instrumento Bruker Avance AV-NI-600. Los valores de desplazamiento químico se expresan en valores de ppm con respecto al tetrametilsilano, a menos que se indique otra cosa. Se utilizan las siguientes abreviaturas o sus combinaciones para la multiplicidad de señales de n MR: br = ancho, d = doblete, m = multiplete, q = cuadruplete, quint = quintete, s = singlete y t = triplete.
Intermedios
Intermedio X1

Se calentó a reflujo durante 5 h una solución de anhídrido trifluorometil-ftálico (1,5 g, 6,9 mmol) y 2-amino-6-picolina (0,75 g, 6,9 mmol) en ácido acético (10 mL). Después de enfriar a temperatura ambiente, el contenido de la reacción se vertió sobre agua helada y se agitó durante 10 minutos, tiempo durante el cual precipitó un sólido. Este sólido se recogió por filtración y se lavó con éter dietílico (25 mL) para obtener el intermedio X1 (1,0 g, 3,3 mmol, 48 %) como un sólido blanquecino.
1H NMR (DMSO-d6, 400 MHz) 5: 8,32-8,30 (2H, m), 8,20-8,18 (1H, d, J = 7,2 Hz), 7,96-7,92 (1H, t, J = 7,6 Hz), 7,42 7,41 (1H, d, J = 7,2 Hz). 7,37-7,35 (1H, d, J = 8,0 Hz), 2,52 (3H, s).
Los intermedios X2 a X18 se prepararon a partir de los anhídridos ftálicos correspondientes de una manera análoga al intermedio X1.


Intermedio X14

Sintetizado según el Esquema 10.
Se añadió ácido sulfúrico fumante (al 30 %, 4 mL) a ácido 3-doro-2-fluoro-6-(trifluorometil)benzoico (G1, 0,294 g, 1,21 mmol) y la solución marrón resultante se calentó a 150 °C durante 2 h. Después de enfriar a 0 °C se añadió MeOH frío (5 mL) y se agitó la mezcla a temperatura ambiente durante 0,5 h. Por purificación por cromatografía rápida en columna (gradiente de disolvente EtOAc 0-100 % en heptano durante 20 minutos) se obtuvo una mezcla inseparable, aproximadamente 1:1 de éster 1-metílico de ácido 4-cloro-3-fluoro-ftálico y éster 1-metílico de ácido 3 cloro-2-fluoro-ftálico (G2 G3, 0,210 g, 0,91 mmol, 75 %).
1H NMR (mezcla de isómeros aproximadamente 1:1, CDCl3600 MHz) 5: 10,67 (2H, br s), 7,85-7,81 (1H, d, J = 7,8 Hz), 7,74-7,71 (1 H, d, J = 8,6 Hz), 7,57-7,50 (2H, m), 3,96 (3h , s), 3,91 (3H, s).
Se añadió cloruro de fosforilo (0,060 mL, 0,64 mmol) a una solución de éster 1-metílico de ácido 4-cloro-3-fluoroftálico (0,050 g, 0,21 mmol), éster 1-metílico de ácido 3-cloro-2-fluoro-ftálico (0,050 g, 0,21 mmol) y 2-amino-6-metilpiridina (0,046 g, 0,43 mmol) en piridina (4 mL) a 0 °C. Se dejó calentar la reacción a temperatura ambiente y se agitó durante 1 h. Se añadió metanol (2 mL) y se eliminaron los disolventes al vacío para dar un producto anaranjado crudo que se purificó por cromatografía rápida en columna (gradiente de disolvente EtOAc 0-100 % en heptano durante 16 minutos y luego 5 minutos EtOAc al 100 %). El intermedio X15 (0,0198 g, 0,068 mmol, 33 %) se aisló como un sólido blanco.
1H NMR (DMSO-d6, 600 MHz) 5: 7,81-7,78 (1H, dd, J = 7,6, 8,7 Hz), 7,72-7,70 (1H, dd, J = 1,1, 8,5 Hz), 7,56-7,54 (1H, d, J = 8,7 Hz), 7,45-7,41 (1H, dd, J = 7,1, 8,4 Hz), 6,89-6,86 (1H, d, J = 7,6 Hz), 2,60 (3H, s).
Esquema 10

Intermedio X19

Sintetizado según el esquema 11.
A una solución de 4,5-diyodoftalato de dimetilo (H1,4,0 g, 8,96 mmol) en DMF (40,0 mL) se añadió CuI (5,1 g, 26,9 mmol) y FSO2CF2CO2Me (13,77 g, 71,74 mmol) y se agitó la mezcla a 80 °C durante 18 h. Después se diluyó la mezcla con agua enfriada con hielo y se extrajo con EtOAc (100 mL), se secó sobre Na2SO4 anhidro y se concentró a presión reducida para obtener el intermedio R2 (1,8 g, 61 %) como un sólido blanco.
1H NMR (DMSO-d6, 400 MH z) 5: 8,18 (2H, s), 3,95 (6H, s).
Se añadió solución de trimetilaluminio (0,45 mL, 0,909 mmol, tolueno 2,0 M) a una solución de intermedio R2 (150 mg, 0,45 mmol) y 6-metilpiridin-2-amina (53,9 mg, 0,49 mmol) en tolueno (2,0 mL) y se agitó la reacción a 110 °C durante 3 h. Se sometió entonces la solución a reparto entre EtOAc y agua, se separó la capa orgánica y los disolventes se eliminaron a presión reducida. Por purificación por cromatografía en columna se obtuvo el intermedio X19 (100 mg, 59 %) como un sólido amarillo pálido.
1H NMR (DMSO-d6, 400 MHz) 5: 8,45 (2H, s), 7,84-7,80 (1H, t, J = 7,6 Hz), 7,31-7,29 (1H, d, J = 7,6 Hz), 7,23-7,21 (1H, d, J = 8,0 Hz), 2,64 (3H, s).
Esquema 11

Intermedio X20
Sintetizado según el esquema 12.
Se añadió LiOHH2O (50 mg, 1,212 mmol) a una solución de intermedio R2 (200 mg, 0,606 mmol) en THF/H2O (1:1, 6,0 mL) y se agitó la mezcla de reacción a temperatura ambiente durante 16 h. A continuación, se eliminó el t Hf a presión reducida, se acidificó el producto crudo con HCl 1 N y se filtró y se secó el sólido resultante para obtener el intermedio T1 (140 mg, 77 %) como un sólido blanco.
1H NMR (DMSO-d6, 400 MHz) 5: 13,50 (2H, br), 8,29 (2H, s).
Se añadieron HATU (283 mg, 0,746 mmol) y DIPEA (0,27 mL, 1,49 mmol) a una solución de intermedio T1 (150 mg, 0,496 mmol) y 5,6,7,8-tetrahidroquinolin-2-amina (73 mg, 0,496 mmol) en DCM (5,0 mL) a 0 °C. Se agitó después la mezcla de reacción a temperatura ambiente durante 18 h antes de ser inactivada con agua (50 mL), extraída con EtOAc (50 mL), secada sobre Na2SO4 anhidro y concentrada a presión reducida. El producto crudo se purificó por cromatografía en columna para obtener el intermedio X20 (85 mg, 41 %) como un sólido amarillo pálido.1
1H NMR (DMSO-d6, 400 MHz) 5: 8,53 (2H, s), 7,74-7,72 (1H, d, J = 8,4Hz), 7,28-7,26 (1H, d, J = 8,0Hz), 2,84-2,83 (4H, m), 1,86-1,79 (4H, m).
Esquema 12

Intermedio Y21

Se añadió DIPEA (0,257 g, 1,99 mmol) a una suspensión de intermedio Z48 (0,20 g, 0,66 mmol), 5,6-dimetilpiridin-2-amina (0,097 g, 0,80 mmol) y HATU (0,38 g, 1,00 mmol) en DCM (15 mL) a 0 °C. Se dejó calentar la reacción a temperatura ambiente y se agitó durante 18 h antes de ser inactivada con agua, extraída con DCM (2 x 40 mL), lavada con salmuera y secada sobre Na2SO4 anhidro. Se eliminaron los disolventes al vacío y el producto crudo se purificó por cromatografía rápida en columna (acetato de etilo al 10 % en hexano) para obtener el intermedio Y21 (0,091 g, 0,22 mmol, 34 %) como un sólido blanco.
1H NMR (DMSO-d6, 400 MHz) 5: 10,86 (1H, s), 7,95-7,93 (1H, d, J = 8,4 Hz), 7,89-7,88 (1H, d, J = 2,0 Hz), 7,81-7,79 (1H, dd, J = 8,4 Hz, 2,0 Hz), 7,56-7,54 (1H, d, J = 8,4 Hz), 7,47-7,45 (1H, d, J = 8,0 Hz), 2,35 (3H, s), 2,22 (3H, s), 1,36 (9H, s).
Los siguientes intermedios Y22-42, Y44-Y46 e Y48 se prepararon de una manera análoga al intermedio Y21 a partir de los intermedios Z49-Z51.


Intermedio Y43

A una solución de intermedio Y41 (250 mg, 0,71 mmol) en EtOH (2,5 mL) se añadió paladio al 10 % sobre carbono (250 mg) a temperatura ambiente. La mezcla de reacción se dejó en agitación durante 8 horas a temperatura ambiente bajo H2 (presión del balón). Después de completar la reacción (controlada por TLC), se filtró la mezcla de reacción a través de celita y se concentró el filtrado a presión reducida para obtener el intermedio Y43 (100 mg, 0,28 mmol, 40 %).1
1H NMR (CDCls, 400 MHz) 5: 8,18-8,16 (1H, d, J = 7,6 Hz), 8,06 (1H, br s), 7,72-7,71 (1H, d, J = 1,6 Hz), 7,65-7,61 (1H, t, J = 8,0 Hz), 7,45-7,43 (1H, d, J = 7,6 Hz), 7,35-7,32 (1H, dd, J = 1,6, 8,0 Hz), 6,92-6.90 (1H, d, J = 7,6 Hz), 2,67-2,63 (2H, t, J = 7,6 Hz), 2,43 (3H, s), 1,72-1,64 (2H, m), 1,57 (9H, s), 0,96-0,93 (3H, t, J = 7,2 Hz).
El siguiente intermedio, Y47, se preparó de manera análoga al intermedio Y43.
Intermedio Y47

Sintetizado a partir del intermedio Y42 en MeOH bajo una atmósfera de H2 a 414 kPa (60 psi).
LCMS Método D: tR = 3,47 min, m/z = 355,10 [M H]+
Intermedio Z48

Se añadió DMAP (10,8 g, 88 mmol) a una solución de anhídrido 4-bromoftálico (20 g, 88 mmol) y t-BuOH (8,4 mL, 88 mmol) en DCM (200 mL) a temperatura ambiente. Después de agitar durante 2 h, se diluyó la mezcla de reacción con DCM (200 mL) y se lavó con HCl 2 M (150 mL x 2). Los disolventes se eliminaron a presión reducida para obtener un sólido blanco que contiene el intermedio Z48 y su isómero. Esta mezcla se separó por SFC para obtener
el intermedio Z48 (3,0 g, 10 mmol, 12 %) como un sólido blanco.
1H NMR (CDCls, 400 MHz) 5: 7,76-7,74 (2H, m), 7,67-7,65 (1H, dd J = 1,6, 8,0 Hz), 1,57 (9H, s).
El siguiente intermedio, Z49, se preparó de manera análoga al intermedio Z48,
Intermedio Z49

Sintetizado a partir de anhídrido 4-trifluorometil-ftálico.
1H NMR (DMSO-d6, 400 MHz) 5: 13,72 (1H, s), 8,01-7,98 (2H, m), 7,83-7,81 (1H, d, J = 8,0 Hz), 1,52 (9H, s).
Intermedio Z50

A una solución de intermedio Z48 (500 mg, 1,7 mmol) en DMF (5 mL), se añadieron DIPA (2 mL), Pd(PPh3)2Cl2 (58 mg, 0.083 mmol) y Cul (31 mg, 0,17 mmol) a temperatura ambiente. La mezcla de reacción se enfrió a -78 °C y se purgó con gas propino durante 20 minutos antes de que la mezcla de reacción fuera calentada a 80 °C y fuera agitada durante 16 h. Al término de la reacción (controlada por TLC), se diluyó la mezcla de reacción con EtOAc (20 mL), se lavó con agua (20 mL), se secó (Na2SO4) y se evaporó a presión reducida. Por purificación por cromatografía rápida en columna (EtOAc al 20 % en éter de petróleo) se obtuvo el intermedio Z50 (300 mg, 1,2 mmol, 68 %) como un sólido blanco.
1H NMR (DMSO-d6, 400 MHz) 5: 13,30 (1H, s), 7,64-7,55 (3H, m), 2,08 (3H, s), 1,51 (9H, s).
Intermedio Z51

A una solución de intermedio Z48 (1,0 g, 3,3 mmol) y 2-isopropenil-4,4,5,5-tetrametil-[1,3,2]dioxaborolano (0,80 mL, 6,66 mmol) en DMF/agua (10,0 mL, 4:1) se añadieron KíP04 (1,55 mg, 7,32 mmol) y S-Phos (34 mg, 0,83 mmol) a temperatura ambiente y la mezcla de reacción se purgó con argón durante 30 min. Se añadió Pd(OAc)2 (93 mg, 0,42 mmol) y se calentó la mezcla a 85 °C y se agitó durante 22 h. Una vez completada la reacción (controlada por T LC), se enfrió la mezcla a temperatura ambiente, se diluyó con EtOAc (30 mL) y se lavó con agua (20 mL). La capa orgánica se lavó con solución de salmuera (20 mL), se secó sobre Na2SO4anhidro y los disolventes se evaporaron a presión reducida. Por purificación por cromatografía rápida en columna (EtOAc al 50 % en éter de petróleo) se obtuvo el intermedio Z51 (700 mg, 2,7 mmol, 81 %) como un sólido blanco.
1H NMR (DMSO-d6, 400 MHz): 13,15 (1H, br s), 7,69-7,68 (2H, d, J = 0,8 Hz), 7,62 (1H, s), 5,56 (1H, s), 5,25 (1H, s), 2,13 (3H, s), 1,50 (9H, s).
LCMS Método C: tR = 3,34 min, m/z = 263,16 [M-H]+
Intermedio Z52

Se añadió t-BuOH (0,170 g, 2,30 mmol) a una solución de 5,6-dicloroisobenzofurano-1,3-diona (0,500 g, 2,30 mmol) y DMAP (0,281 g, 2,304 mmol) en DCM (10 mL) a 0 °C. Se agitó la mezcla de reacción a temperatura ambiente durante 12 h antes de concentración al vacío para obtener el intermedio Z52 (0,631 g, 94 %). El producto crudo se
usó sin purificación adicional.
Intermedio Z53

Se calentó a reflujo durante 18 h una solución de 5,6-didoroisobenzofurano-1,3-diona (500 mg, 2,3 mmol) en 2-propanol (5 mL). Se concentró la reacción al vacío para dar el intermedio Z3 (500 mg, 79 %) como un sólido blanco.
1H NMR (DMSO, 400 MHz) 5: 13,73 (1H, s, br), 7,97 (1H, s), 7,92 (1H, s), 5,12 a 5,06 (1H, m), 1,29 (6H, d, J = 4,0 Hz). Intermedio Z54
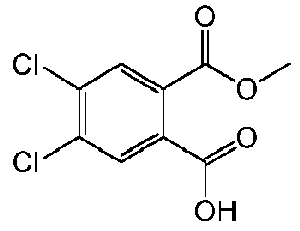
Se calentó a reflujo durante 18 h una solución de 5,6-dicloroisobenzofurano-1,3-diona (200 mg, 0,921 mmol) en MeOH (2 mL). Se concentró la mezcla de reacción al vacío para dar el intermedio Z54 (200 mg, 87 %) como un sólido blanco.
1H NMR (DMSO, 400 MHz) 5: 13,77 (1H, s, br), 8,00 (1H, s), 7,96 (1H, s), 3,81 (3H, s).
Intermedio Z55

Una mezcla de 5,6-dicloroisobenzofurano-1,3-diona (600 mg, 2,76 mmol) en EtOH (20,0 ml) se calentó a 100 °C durante 16 h. Una vez completada la reacción (controlada por TLC), se concentró la mezcla de reacción a vacío para obtener el intermedio Z55 (600 mg, 83 %).
1H NMR (DMSO-d6, 400 MHz) 5: 13,73 (1H, br), 7,99 (1H, s), 7,94 (1H, s), 4,30-4,25 (2H, q, J = 7,0 Hz), 1,30-1,26 (3H, t, J = 7,2 Hz).
Intermedio S52

A una solución de intermedio R2 (100 mg, 0,303 mmol) y 5,6-dimetilpiridin-2-amina (43 mg, 0,333 mmol) en tolueno (2,0 mL) se añadió trimetil-aluminio (2,0 M en tolueno, 0,29 mL, 0,606 mmol) a 0 °C. Se agitó la mezcla de reacción a 100 °C durante 3 h. Una vez completada la reacción (controlada por TLC), se inactivó la mezcla de reacción con agua, se extrajo con EtOAc (50 ml), se secó sobre Na2SO4 anhidro y se evaporó el disolvente a presión reducida. El producto crudo se purificó por cromatografía en columna para obtener el intermedio S52 (60 mg, 47 %) como un sólido amarillo pálido.1
1H NMR (DMSO-d6, 400 MHz) 5: 11,12 (1H, s), 8,35 (1H, s), 8,29 (1 H, s), 7,91-7,89 (1H, d, J = 8,0Hz), 7,59-7,57 (1H, d, J = 7,6Hz), 3,82 (3H, s), 2,38 (3H, s), 2,23 (3H, s).
Profármacos
Se podrá apreciar que un intermedio de tipo X puede funcionar como un profármaco de un compuesto de la fórmula [A], ya que después de la administración, un intermedio de tipo X se puede convertir in vivo para dar un compuesto
de la fórmula A, de hecho en un proceso análogo a la síntesis de compuestos de la fórmula A y tipo 1 según el esquema 1. Se podrá apreciar que cuando el sustituyente A # B se puede obtener una mezcla de dos isómeros 1 y 1a. Cuando B = H, solo el isómero 1 es el objeto de esta invención, y el isómero alternativo 1a no lo es. Cuando A = B, solamente se obtendrá un único compuesto.
Por ejemplo, el intermedio X1 puede dar el ejemplo 1 y el correspondiente regioisómero que no es un objeto de esta invención, en una relación que se puede determinar por las condiciones exactas de la conversión in vivo. Los intermedios simétricamente sustituidos X10,11,12,13,15, 19 y 20 podrían dar los ejemplos de producto único 10,11,12,13,15,47 y 48 respectivamente.
De manera similar, los ésteres simples de moléculas de la fórmula A podrían actuar como profármacos a partir de los cuales se libera in vivo un compuesto de la fórmula A. Dichos ésteres pueden incluir, pero no se limitan a los intermedios de tipo Y y S.
Ejemplos
Ejemplo 1: Ácido N-(6-metil-piridin-2-il)-5-trifluorometil-ftalámico

Se añadió hidróxido de litio monohidrato (0,27 g, 6,5 mmol) a una suspensión del intermedio X1 (1,0 g, 3,3 mmol) en THF/H2O (1:1, 10 ml) y se agitó la mezcla durante 1 hora a temperatura ambiente. Se acidificó entonces la reacción con una solución saturada de ácido cítrico, y el precipitado resultante se filtró y se lavó con éter dietílico (20 ml). El sólido se secó al vacío para obtener una mezcla de isómeros del producto como un sólido blanco. Por separación de los isómeros mediante HPLC preparativa (método 1) se obtuvo el compuesto del título (0,075 g, 0,23 mmol, 7 %) como un sólido blanco.
1H NMR (DMSO-d6, 400 MHz) 5: 13,51 (1H, s), 10,96 (1H, s), 8,12 (1H, s), 8,01-7,98 (2H, m), 7,75-7,69 (2H, m), 7,02-7,00 (1H, d, J = 7,6 Hz), 2,40 (3H, s).
LCMS Método A: tR = 0,46 min, m/z = 325,1 [M+H]+
De una manera análoga a la preparación del Ejemplo 1 de los intermedios, se prepararon los ejemplos 2-18, 47 y 48 a partir de los intermedios X2-20.
Ejemplo 2: Ácido 5-bromo-N-(6-metil-piridin-2-il)-ftalámico
A partir del intermedio X2

Sintetizado utilizando hidróxido de sodio en etanol/agua (2:1)
1H NMR (DMSO-d6, 400 MHz) 5: 10,80 (1H, br s), 7,95-7,94 (2H, m), 7,83-7,80 (1H, dd, J = 8,4, 2,0 Hz), 7,72-7,68 (1H, t, J = 7,8 Hz), 7,48-7,46 (1H, d, J = 8,0 Hz), 7,00-6,98 (1H, d, J = 7,2 Hz), 2,39 (3H, s).
LCMS Método A: tR = 0,41 min, m/z = 335,0 [M+H]+
Ejemplo 3: Ácido 5-metil-N-(6-metil-piridin-2-il)-ftalámico
A partir del intermedio X3
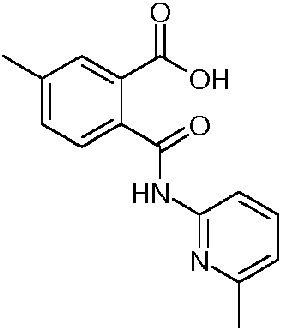
Sintetizado utilizando hidróxido de sodio en MeOH/agua (2:1)
1H NMR (DMSO-d6, 400 MHz) 5: 12,87 (1H, br s), 10,70 (1H, s), 7,97-7,95 (1H, d, J = 8,4 Hz), 7,70-7,66 (1H, t, J = 7,8 Hz), 7,63 (1H, s), 7,40 (2H, s), 6,98-6,97 (1H, d, J = 7,2 Hz), 2,39 (6H, s).
LCMS Método A: tR = 0,36 min, m/z = 271,2 [M+H]+
Ejemplo 4: Ácido 5-cloro-N-(6-metil-piridin-2-il)-ftalámico
A partir del intermedio X4

Sintetizado utilizando hidróxido de sodio en MeOH/agua (2:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,32 (1H, br s), 10,89 (1H, s), 7,97-7,95 (1H, d, J = 7,2 Hz), 7,82-7,81 (1H, d, J = 2,0 Hz) 7,72-7,67 (2H, m), 7,55-7,53 (1H, d, J = 8,4 Hz), 7,00-6,98 (1H, d, J = 7,6 Hz), 2,40 (3H, s).
LCMS Método A: tR = 0,39 min, m/z = 291,1 [M+H]+
Ejemplo 5: Ácido 4,5-dicloro-N-(6-metil-piridin-2-il)-ftalámico
A partir del intermedio X5

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,48 (1H, s), 10,97 (1H, s), 8,00 (1H, s), 7,97-7,95 (1H, d, J = 8,0 Hz), 7,85 (1H, s), 7,72-7,68 (1H, t, J = 8,0 Hz), 7.01-6,99 (1H, d, J = 7,6 Hz), 2,40 (3H, s).
LCMS Método A: tR = 0,51 min, m/z = 325,0 [M H]+
Ejemplo 6: Ácido 5-bromo-N-(3-metil-4,5,6,7-tetrahidro-benzo[b]tiofen-2il)-ftalámico
A partir del intermedio X6

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,55 (1H, br s), 12,19 (1H, br s), 8,06-8,04 (1H, d, J = 2,1 Hz), 7,91-7,88 (1H, dd, J = 8,2, 2,1 Hz), 7,51-7,49 (1H, d, J = 8,2 Hz), 2,65-2,61 (2H, m), 2,53-2,49 (2H, m), 1,80-1,74 (4H, m).
LCMS Método B: tR = 1,71 min, m/z = 403,3 [M-H]+
Ejemplo 7: Ácido N-(5,6-dimetil-piridin-2-il)-5-trifluorometil-ftalámico
A partir del intermedio X7

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,48 (1H, br s), 10,87 (1H, s), 8,10 (1H, s), 8,00-7,98 (1H, d, J = 7,6 Hz), 7,91 7,89 (1H, d, J = 8,4 Hz), 7,74-7,72 (1H, d, J = 7,6 Hz), 7,56-7,54 (1H, d, J = 8,4 Hz), 2,35 (3H, s), 2,22 (3H, s).
LCMS Método A: tR = 0,46 min, m/z = 339,1 [M H]+
Ejemplo 8: Ácido N-(4-metil-piridin-2-il)-5-trifluorometil-ftalámico
A partir del intermedio X8

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,53 (1H, br s), 10,94 (1H, s), 8,19-8,17 (1H, d, J = 4,8 Hz), 8,13 (1H, s), 8,03 8,01 (2H, m), 7,76-7,74 (1H, d, J = 7,6 Hz), 7,00-6,98 (1H, d, J = 4,8 Hz), 2,35 (3H, s).
LCMS Método A: tR = 0,42 min, m/z = 325,1 [M H]+
Ejemplo 9: Ácido N-(2-metil-piridin-4-il)-5-trifluorometil-ftalámico
A partir del intermedio X9

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,80 (1H, br, s), 10,89 (1H, s), 8,34-8,33 (1H, d, J = 6,0 Hz), 8,17 (1H, s), 8,08 8,06 (1H, d, J = 8,0 Hz), 7,83-7,81 (1H, d, J = 8,0 Hz), 7,54 (1H, s), 7,42-7,41 (1H, d, J = 4,4 Hz), 2,44 (3H, s). LCMS Método A: tR = 0,40 min, m/z = 325,1 [M H]+
Ejemplo 10: Ácido 4,5-dicloro-N-(4-metil-piridin-2-il)-ftalámico
A partir del intermedio X10

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,50 (1H, s), 10,93 (1H, s), 8,19-8,17 (1H, d, J = 4,8 Hz), 8,02 (2H, s), 7,86 (1H, s), 6,99-6,98 (1H, d, J = 4,8 Hz), 2,40 (3H, s).
LCMS Método A: tR = 0,46 min, m/z = 325,0 [M H]+
Ejemplo 11: Ácido 4,5-dicloro-N-(5,6-dimetil-piridin-2-il)-ftalámico
A partir del intermedio X11

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,46 (1H, br s), 10,84 (1H, s), 7,99 (1H, s), 7,89-7,87 (1H, d, J = 8,4 Hz), 7,83 (1H, s), 7,55-7,53 (1H, d, J = 8,4 Hz), 2,35 (3H, s), 2,22 (3H, s).
LCMS Método A: tR = 0,50 min, m/z = 339,1 [M+H]+
Ejemplo 12: Ácido 4,5-dicloro-N-(2-metil-piridin-4-il)-ftalámico
A partir del intermedio X12

Sintetizado utilizando hidróxido de litio monohidrato en THF/H2O (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,66 (1H, br s), 10,96 (1H, s), 8,34-8,33 (1H, d, J = 6,0 Hz), 8,06 (1H, s), 7,95 (1H, s), 7,52 (1H, s), 7,41-7,40 (1H, d, J = 4,4 Hz), 2,49 (3H, s).
LCMS Método A: tR = 0,45 min, m/z = 325,0 [M+H]+
Ejemplo 13: Ácido 4,5-dicloro-N-(2-metil-pirimidin-4-il)-ftalámico
A partir del intermedio X13
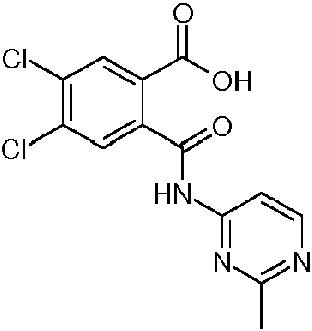
Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,61 (1H, s), 11,38 (1H, s), 8,61-8,59 (1H, d, J = 5,6 Hz), 8,04 (1H, s), 7,95-7,93
(1H, d, J = 5,2 Hz), 7,91 (1H, s), 2,51 (3H, s).
LCMS Método A: tR = 0,46 min, m/z = 326,0 [M+H]+
Ejemplo 14: Ácido 5-doro-6-fluoro-N-(6-metil-piridin-2-il)-ftalámico
A partir del intermedio X14

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 600 MHz): 11,11 (1H, s), 7,92-7,89 (1H, d, J = 8,6 Hz), 7,82-7,78 (1H, t, J = 7,5 Hz), 7,74-7,70 (1H, t, J = 7,5 Hz), 7,63-7,59 (1H, d, J = 9,7 Hz), 7,06-7,03 (1H, d, J = 7,5 Hz), 2,43 (3H, s).
LCMS Método A: tR = 0,37 min, m/z = 309,1 [M+H]+
Ejemplo 15: Ácido 4,5-dimetil-N-(6-metil-piridin-2-il)-ftalámico
A partir del intermedio X15

Sintetizado utilizando hidróxido de litio monohidrato en THF/agua (1:1)
1H NMR (DMSO-d6, 600 MHz) 5: 12,77 (1H, br s), 10,67 (1H, s), 8,00-7,95 (1H, br d, J = 7,0 Hz), 7,71-7,67 (1H, t, J = 7,0 Hz), 7,62 (1H, s), 7,28 (1H, s), 6,99-6,96 (1H, d, J = 7,0 Hz), 2,40 (3H, s), 2,29 (6H, s).
LCMS Método A: tR = 0,41 min, m/z = 285,2 [ M+H]+
Ejemplo 16: Ácido 2-((3-cloro-5-(trifluorometil)piridin-2-il)carbamoil)-5-(trifluorometil)benzoico
A partir del intermedio X16

Sintetizado utilizando hidróxido de litio monohidrato en THF/H2O (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,65 (1H, s), 11,20 (1H, s), 8,79 (1H, s), 8,55-8,54 (1H, d, J = 1,6 Hz), 8,14 (1H, s), 8,07-8,05 (1H, dd, J = 8,0, 1,2 Hz), 7,81-7,79 (1H, d, J = 8,0 Hz).
LCMS Método A: tR = 0,69 min, m/z = 413,0 [M+H]+
Ejemplo 17: Ácido 2-((4-metilpirimidin-2-il)carbamoil)-5-(trifluorometil)benzoico
A partir del intermedio X17

Sintetizado utilizando hidróxido de litio monohidrato en THF/H2O (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,51 (1H, br s), 11,10 (1H, s), 8,39-8,38 (1H, d, J = 3,2 Hz), 8,13 (1H, s) 7,99-7,97 (1H, d, J = 8,0 Hz), 7,64-7,62 (1H, d, J = 8,0 Hz), 7,00-6,99 (1H, d, J = 4,4 Hz), 2,22 (3H, s)
LCMS Método A: tR = 0,48 min, m/z = 326,1 [M+H]+
Ejemplo 18: Ácido 2-((5,6-dimetilpirazin-2-il)carbamoil)-5-(trifluorometil)benzoico
A partir del intermedio X18

Sintetizado utilizando hidróxido de litio monohidrato en THF/H2O (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,58 (1H, br s), 11,17 (1H, s), 9,09 (1H, s), 8,13 (1H, s), 8,04-8,02 (1H, d, J = 8,0 Hz), 7,79-7,77 (1H, d, J = 8,0 Hz), 2,46 (3H, s), 2,43 (3H, s).
LCMS Método A: tR = 0,54 min, m/z = 340,1 [M+H]+
Ejemplo 19: Ácido 5-bromo-N-(5-metil-piridin-2-il)-ftalámico

Una solución de 5-bromo-isobenzofurano-1,3-diona (1,0 g, 4,42 mmol) y 2-amino-5-picolina (0,41 g, 4,42 mmol) en acetona (140 ml) se calentó a reflujo durante 2 h. Después de enfriar a temperatura ambiente, se eliminaron los disolventes a presión reducida y la mezcla de isómeros resultante se separó por HPLC preparativa (método 2) para obtener el compuesto del título (0,060 g, 0,18 mmol, 4 %) como un sólido blanco.
1H NMR (DMSO-d6, 400 MHz) 5: 13,33 (1H, br s), 10,85 (1H, s), 8,15 (1H, br, s), 8,06-8,04 (1H, d, J = 8,0 Hz), 7,96 7,95 (1H, d, J = 1,6 Hz), 7,83-7,81 (1H, dd, J = 2,0, 8,0 Hz) 7,65-7,63 (1H, d, J = 6,0 Hz), 7,49-7,47 (1H, d, J = 8,4), 2,26 (3H, s).
LCMS Método A: tR = 0,40 min, m/z = 335,0 [M+H]+
Los siguientes ejemplos, 20-22, se prepararon de una manera análoga al ejemplo 19, partiendo de 5-bromoisobenzofurano-1,3-diona.
Ejemplo 20: Ácido 5-bromo-N-(5-cloro-piridin-2-il)-ftalámico

Sintetizado utilizando 2-amino-5-cloropiridina
1H NMR (DMSO-d6, 400 MHz) 5: 13,40 (1H, brs), 11,19 (1H, br s), 8,39-8,38 (1H, d, J = 2,4 Hz), 8,20-8,18 (1H, d, J = 8,4 Hz), 7,98-7,93 (2H, m), 7,85-7,83 (1H, d, J = 8,0 Hz), 7,52-7,50 (1H, d, J = 8,4 Hz).
LCMS Método A: tR = 0,59 min, m/z = 354,9 [M+H]+
Ejemplo 21: Ácido 5-bromo-N-piridin-2-il-ftalámico

Sintetizado utilizando 2-amino-piridina
1H NMR (DMSO-d6, 400 MHz) 5: 13,36 (1H, br s), 10,92 (1H, s), 8,33-8,32 (1H, d, J = 3,6 Hz), 8,16-8,14 (1H, d, J = 8,0 Hz), 7,98-7,97 (1H, d, J = 2,0 Hz), 7,85-7,80 (2H, m), 7,50-7,48 (1H, d, J = 8,0 Hz), 7,15-7,12 (1H, dd, J = 4,8, 6,4 Hz). LCMS Método A: tR = 0,38 min, m/z = 321,0 [M H]+
Ejemplo 22: Ácido 5-bromo-N-(6-cloro-piridin-2-il)-ftalámico

Sintetizado utilizando 2-amino-6-cloropiridina.
1H NMR (DMSO-d6, 400 MHz) 5: 13,41 (1H, br s), 11,25 (1H, s), 8,15-8,13 (1H, d, J = 7,6 Hz), 7,98-7,98 (1H, d, J = 1,6 Hz), 7,91-7,79 (2H, m), 7,51-7,49 (1H, d, J = 8,0 Hz), 7,25-7,23 (1H, d, J = 7,6 Hz).
LCMS Método A: tR = 0,60 min, m/z = 354,9 [M H]+
Ejemplo 23: Ácido 5-bromo-N-(5,6-dimetil-piridin-2-il)-ftalámico

Una solución del intermedio Y21 (0,090 g, 0,22 mmol) en TFA/DCM (1:1, 2 mL) se agitó a temperatura ambiente durante 4 h. Después de completar la reacción (controlada por TLC), se concentró la mezcla de reacción a vacío para obtener un sólido que se lavó con éter dietílico (6 x 9 mL) para dar el compuesto del título (0,045 g, 0,13 mmol, 59 %) como un sólido blanco.1
1H NMR (DMSO-d6, 400 MHz) 5: 13,29 (1H, br s), 10,75 (1H, s), 7,95-7,94 (1H, d, J = 2,0 Hz), 7,89-7,87 (1H, d, J = 8,4 H z), 7,82-7,79 (1H, dd, J = 8,0, 1,6 Hz), 7,54-7,52 (1H, d, J = 8,0 Hz), 7,47-7,45 (1H, d, J = 8,4 Hz), 2,35 (3H, s), 2,21 (3H, s).
LCMS Método A: tR = 0,41 min, m/z = 348,9 [M H]+
Los siguientes ejemplos 1,2, 24-46 y 51 se prepararon de manera análoga al ejemplo 23 a partir de los intermedios apropiados Y22-48,
Ejemplo 1: Ácido N-(6-metil-piridin-2-il)-5-trifluorometil-ftalámico
A partir del intermedio Y22

1H NMR (DMSO-d6, 400 MHz) 5: 13,51 (1H, s), 10,96 (1H, s), 8,12 (1H, s), 8,01-7,98 (2H, m), 7,75-7,69 (2H, m), 7,02-7,00 (1H, d, J = 7,6 Hz), 2,40 (3H, s).
LCMS Método A: tR = 0,46 min, m/z = 325,1 [M H]+
Ejemplo 2: Ácido 5-bromo-N-(6-metil-piridin-2-il)-ftalámico
A partir del intermedio Y23

1H NMR (DMSO-d6, 400 MHz) 5: 13,31 (1H, br s), 10,86 (1H, s), 7,95 (2H, m), 7,82-7,70 (2H, m), 7,48-7,46 (1H, d, J = 8,0 Hz), 7,00-6,98 (1H, d, J = 6,8 Hz), 2,39 (3H, s).
LCMS Método A: tR = 0,41 min, m/z = 335,0 [M H]+
Ejemplo 24: Ácido 5-bromo-N-(4-metil-piridin-2-il)-ftalámico
A partir del intermedio Y24

1H NMR (DMSO-d6, 400 MHz) 5: 13,34 (1H, br s), 10,84 (1H, s), 8,18 -8,17 (1H, d, J = 4,8 Hz), 8,01 (1H, s), 7,97 7,96 (1H, d, J = 2,0 Hz), 7,84-7,82 (1H, dd, J = 2,0, 8,4Hz) 7,48-7,46 (1H, d, J = 8,4 Hz), 6,98-6,97 (1H, d, J = 4,8), 2,34 (3H, s).
LCMS Método A: tR = 0,37 min, m/z = 335,0 [M H]+
Ejemplo 25: Ácido 5-bromo-N-(2-metil-piridin-4-il)-ftalámico
A partir del intermedio Y251

1H NMR (DMSO-d6, 400 MHz) 5: 14,20 (1H, brs), 11,33 (1H, s), 8,52-8,50 (1H, d, J = 6,4 Hz), 8,07-8,07 (1H, d, J = 1,6 Hz), 7,96-7,94 (1H, dd, J = 1,6, 8,0 Hz), 7,83 (1H, s), 7,72-7,70 (1H, d, J = 8,4 Hz), 7,60-7,57 (1H, d, J = 8,0 Hz), 2,58 (3H, s).
LCMS Método A: tR = 0,36 min, m/z = 335,0 [M+H]+
Ejemplo 26: Ácido 5-bromo-N-piridin-3-il)-ftalámico
A partir del intermedio Y26

1H NMR (DMSO-d6, 400 MHz) 5: 13,47 (1H, br s), 10,60 (1H, s), 8,81-8,80 (1H, d, J = 2,4 Hz), 8.31-8,30 (1H, dd, J = 4,8, 1,2 Hz), 8,11-8,09 (1H, d, J = 8,8 Hz), 8,02-8,01 (1H, d, J = 2,0 Hz), 7,91-7,88 (1H, dd, J = 8,0, 2,0 Hz), 7,57 7,55 (1H, d, J = 8,0 Hz), 7,41-7,38 (1H, dd, J = 8,4, 4,8 Hz).
LCMS Método A: tR = 0,33 min, m/z = 321,0 [M+H]+
Ejemplo 27: Ácido 5-bromo-N-(3-metil-piridin-2-il)-ftalámico
A partir del intermedio Y27

1H NMR (DMSO, 400 MHz) 5: 10,63 (1H, br s), 8,28 (1H, s), 7,96-7,95 (1H, d, J = 1,6 Hz), 7,88-7,86 (1H, dd, J = 1,6, 8,0 Hz), 7,79-7,77 (1H, d, J = 6,8 Hz), 7,57-7,55 (1H, d, J = 8,4 Hz), 7,29-7,26 (1H, t, J = 5,2 Hz), 2,30(3H, s).
LCMS Método A: tR = 0,36 min, m/z = 335,0 [M+H]+
Ejemplo 28: Ácido 5-bromo-N-(4-metil-tiazol-2-il)-ftalámico
A partir del intermedio Y28

1H NMR (DMSO-d6, 400 MHz) 5: 13,43 (1H, br s), 12,66 (1H, s), 7,99-7,98 (1H, d, J = 2,0 Hz), 7,87-7,84 (1H, dd, J = 8,0, 2,0 Hz), 7,56-7,54 (1H, d, J = 8,4 Hz), 6,81-6,81 (1H, d, J = 0,8 Hz), 2,27 (3H, s).
LCMS Método A: tR = 0,52 min, m/z = 341,0 [M+H]+
Ejemplo 29: Ácido 5-bromo-N-quinolin-2-il-ftalámico
A partir del intermedio Y291

1H NMR (DMSO-d6, 400 MHz) 5: 13,40 (1H, brs), 11,27 (1H, s), 8,39 (2H, m), 7,99-7,92 (2H, m), 7,87-7,84 (1H, dd, J = 2,0, 8,4 Hz), 7,80-7,50 (4H, m).
LCMS Método A: tR = 0,51 min, m/z = 370,9 [M+H]+
Ejemplo 30: Ácido 5-bromo-N-(5,6-dicloro-piridin-2-il)-ftalámico
A partir del intermedio Y30

1H NMR (DMSO-d6, 400 MHz) 5: 13,40 (1H, br s), 11,6 (1H, s), 8,17-8,12 (2H, m), 7,98-7,97 (1H, d, J = 2,0 Hz), 7,85-7,83 (1H, dd, J = 1,6, 8,0 Hz), 7,53-7,50 (1H, d, J = 8,4 Hz).
LCMS Método A: tR = 0,68 min, m/z=388,8 [M+ H]+
Ejemplo 31: Ácido 5-bromo-N-(6-metil-piridin-3-il)-ftalámico
A partir del intermedio Y31

1H NMR (DMSO-d6, 400 MHz) 5: 10,49 (1H, s), 8,67-8,66 (1H, d, J = 2,4 Hz), 8,00-7,95 (2H, m), 7,89-7,87 (1H, dd, J = 2,0, 8,0 Hz) 7,55-7,53 (1H, d, J = 8,0 Hz), 7,24-7,22 (1H, d, J = 8,4 Hz), 2,49 (3H, s).
LCMS Método A: tR = 0,34 min, m/z=335,0 M+H]+
Ejemplo 32: Ácido 5-bromo-N-(6-metil-piridazin-3-il)-ftalámico
A partir del intermedio Y32

1H NMR (DMSO-d6, 400 MHz) 5: 13,42 (1H, br s), 11,45 (1H, s), 8,27-8,25 (1H, d, J = 9,2 Hz), 8,00-7,99 (1H, d, J = 2,0 Hz), 7,87-7,85 (1H, dd, J = 8,0, 2,0 Hz), 7,61-7,59 (1H, d, J = 8,8 Hz), 7,54-7,52 (1H, d, J = 8,4 Hz), 2,49 (3H, s). LCMS Método A: tR = 0,39 min, m/z = 336,0 [M+H]+
Ejemplo 33: Ácido 5-bromo-N-(4,6-dimetil-piridin-2-il)-ftalámico
A partir del intermedio Y33

1H NMR (DMSO-d6, 400 MHz) 5: 13,29 (1H, br, s), 10,79 (1H, s), 7,94 (1H, s), 7,82-7,80 (2H, d, J = 8,4 Hz), 7,46 7,44 (1H, d, J = 7,6 Hz), 6,84 (1H, s), 2,34 (3H, s), 2,29 (3H, s)
LCMS Método A: tR = 0,40 min, m/z = 348,9 [M+H]+
Ejemplo 34: Ácido 5-bromo-N-(2-metil-pirimidin-4-il)-ftalámico
A p a rtir de l in te rm e d io Y 34

1H NMR (DMSO-d6, 400 MHz) 5: 13,40 (1H, br s), 11,41 (1H, s), 8,59-8,58 (1H, d, J = 5,6 Hz), 7,98-7,94 (2H, m), 7,85-7,83 (1H, dd, J = 1,6, 8,0 Hz), 7,51-7,49 (1H, d, J = 8,0 Hz), 2,51 (3H, s).
LCMS Método A: tR = 0,38 min, m/z = 336,0 [M+H]+
Ejemplo 35: Ácido 5-bromo-N-(6-metil-pirimidin-4-il)-ftalámico
A partir del intermedio Y35

1H NMR (DMSO-d6, 400 MHz) 5: 13,46 (1H, s), 11,28 (1H, s), 8,74 (1H, s), 8,04 (1H, s), 8,00 (1H, s), 7,87-8,85 (1H, d, J = 7,6 Hz), 7,51-7,49 (1H, d, J = 8,0 Hz), 2,46 (3H, s).
LCMS Método A: tR = 0,41 min, m/z = 336,0 [M H]+
Ejemplo 36: Ácido N-(2-metoxi-piridin-4-il)-5-trifluorometil-ftalámico
A partir del intermedio Y36

1H NMR (DMSO-d6, 400 MHz) 5: 13,69 (1H, br s), 10,78 (1H, s), 8,18 (1H, s), 8,09-8,05 (2H, t, J = 7,2 Hz), 7,82-7,80 (1H, d, J = 8,0 Hz), 7,17 (1H, s), 7,15-7,14 (1H, d, J = 5,6 Hz), 3,83 (3H, s).
LCMS Método A: tR = 0,45 min, m/z = 341,1 [M H]+
Ejemplo 37: Ácido N-(6-metoxi-piridin-2-il)-5-trifluorometil-ftalámico
A partir del intermedio Y37

1H NMR (DMSO-d6, 400 MHz) 5: 13,55 (1H, br s), 10,84 (1H, s), 8,14 (1H, s), 8,01-8,03 (1H, d, J = 8,0 Hz), 7,76 7,72 (3H, m), 6,56-6,55 (1H, d, J = 6,8Hz), 3,81 (3H, s).
LCMS Método A: tR = 0,62 min, m/z = 341,1 [M H]+
Ejemplo 38: Ácido N-piridin-2-ilmetil-5-trifluorometil-ftalámico
A p a rtir de l in te rm e d io Y 38

1H NMR (DMSO-d6, 400 MHz) 5: 13,55 (1H, br s), 9,11-9,08 (1H, t, J = 6,0 Hz), 8,51-8,50 (1H, d, J = 4,0 Hz), 8,07 (1H, s), 8,02-8,00 (1H, d, J = 8,0 Hz), 7,79-7,73 (2H, m), 7,53-7,51 (1H, d, J = 7,6 Hz), 7,29-7,26 (1H, q, J = 4,0 Hz), 4,54-4,53 (2H, d, J = 6,4 Hz).
LCMS Método A: tR = 0,35 min m/z = 325,1 [M H]+
Ejemplo 39: Ácido N-piridin-4-ilmetil-5-trifluorometil-ftalámico
A partir del intermedio Y39

1H NMR (DMSO-d6, 400 MHz) 5: 13,62 (1H, s), 9,10-9,07 (1H, t, J = 6,0 Hz), 8,52-8,51 (2H, d, J = 5,6 Hz), 8,08 (1H, s), 8,02-8,00 (1H, d, J = 8,0 Hz), 7,74-7,72 (1H, d, J = 8,0 Hz), 7,43-7,41 (2H, d, J = 5,6 Hz), 4,49-4,47 (2H, d, J = 6,0 Hz). LCMS Método 450: tR = 0,34 min, m/z = 325,1 [M H]+
Ejemplo 40: Ácido N-piridin-3-ilmetil-5-trifluorometil-ftalámico
A partir del intermedio Y40

1H NMR (DMSO-d6, 400 MHz) 5: 9,12-9,10 (1H, t, J = 5,8 Hz), 8,72 (1H, s), 8,64-8,62 (1H, d, J = 4,4 Hz), 8,14-8,12 (1H, d, J = 8,0 Hz), 8,08 (1H, s), 8,02-8,00 (1H, d, J = 7,6 Hz), 7,73-7,71 (1H, d, J = 8,0 Hz), 7,67-7,63 (1H, q, J = 4,4 Hz), 4,56-4,54 (2H, d, J = 6,0 Hz).
LCMS Método A: tR = 0,34 m in, m/z = 325,1 [M H]+
Ejemplo 41: Ácido N-(6-metil-piridin-2-il)-5-propil-ftalámico
A partir del intermedio Y431

1H NMR (DMSO-d6, 400 MHz) 5: 12,88 (1H, br s), 10,70 (1H, s), 7,97-7,95 (1H, d, J = 8,0 Hz), 7,70-7,66 (1H, t, J = 7,8 Hz), 7,63 (1H, s), 7,42 (2H, s), 6,98-6,97 (1H, d, J = 7,6 Hz), 2,66-2,62 (2H, t, J = 7,8 Hz), 2,39 (3H, s), 1,66-1,57 (2H, m), 0,92-0,89 (3H, t, J = 7,2 Hz).
LCMS Método A: tR = 0,48 min, m/z = 299,1 [M H]+
Ejemplo 42: Ácido N 5-isopropenil-N-(6-metil-piridin-2-il)-ftalámico
A p a rtir de l in te rm e d io Y 42

1H NMR (DMSO-d6, 400 MHz) 5: 10,81 (1H, s), 7,96-7,95 (1H, m), 7,90 (1H, s), 7,74-7,69 (2H, m), 7,51-7,49 (1H, d, J = 8 Hz), 7,01-6,99 (1H, d, J = 6,8 Hz), 5,55 (1H, s), 5,23 (1H, s), 2,40 (3H, s), 2,15 (3H, s).
LCMS Método A: tR = 0,45 min, m/z = 297,2 [M+H]+
Ejemplo 43: Ácido N 5-isopropil-N-(6-metil-piridin-2-il)-ftalámico
A partir del intermedio Y47

1H NMR (DMSO-d6, 400 MHz) 5: 12,90 (1H, br s), 10,70 (1H, s), 7,96-7,94 (1H, d, J = 8,0 Hz), 7,70-7,66 (2H, t, J = 7,8 Hz), 7,49-7,43 (2H, m), 6,98-6,96 (1h, d, J = 7,6 Hz), 3,17-2,96 (1H, m), 2,39 (3H, s), 1,24 (6H, d, J = 8,8 Hz). LCMS Método A: tR = 0,47 min, m/z = 299,2 [M+H]+
Ejemplo 44: Ácido 2-((2-metilpirimidin-4-il)carbamoil)-5-(trifluorometil)benzoico
A partir del intermedio Y44

1H NMR (DMSO-d6, 400 MHz) 5: 11,52 (1H, s), 8,65-8,63 (1H, d, J = 5,6 Hz), 8,15 (1H, s), 8,06-8,04 (1H, d, J = 8,0 Hz), 8,01-8,00 (1H, d, J = 5,2 Hz), 7,79-7,77 (1H, d, J = 7,6 Hz), 2,53 (3H, s).
LCMS Método A: tR = 0,43 min, m/z = 326,1 [M+H]+
Ejemplo 45: Ácido 2-((4,5-dimetilpirimidin-2-il)carbamoil)-5-(trifluorometil)benzoico
A partir del intermedio Y45

1H NMR (DMSO-d6, 400 MHz) 5: 13,44 (1H, br s), 10,97 (1H, s), 8,21 (1H, s), 8,12 (1H, s), 7,97-7,96 (1H, d, J = 7,2 Hz), 7,62-7,60 (1H, d, J = 8,0 Hz), 2,17 (3H, br s), 2,10 (3H, s).
LCMS Método A: tR = 0,51 min, m/z = 340,1 [M+H]+
Ejemplo 46: Ácido 2-((5,6,7,8-tetrahidroquinolin-2-il)carbamoil)-5-(trifluorometil)benzoico
A partir del intermedio Y46

1H NMR (DMSO-d6, 400 MHz) 5: 13,49-13,46 (1H, d, J = 10 Hz), 10,92 (1H, s), 8,10 (1H, s), 8,00-7,98 (1H, d, J = 7,6 Hz), 7,92-7,90 (1H, d, J = 7,6 Hz), 7,74-7,72 (1H, d, J = 7,6 Hz), 7,50-7,48 (1H, d, J = 8,0 Hz), 2,72-2,60 (4H, m), 1,81-1,73 (4H, m).
LCMS Método A: tR = 0,51 min, m/z = 365,1 [M+H]+
Ejemplo 47: Ácido 2-((6-metilpiridin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico
A partir del intermedio X19

Sintetizado utilizando hidróxido de litio monohidrato en THF/H2O (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 14,0 (1H, s, br), 11,29 (1H, s), 8,33 (1H, s), 8,23 (1H, s), 7,98 (1H, s) 7,75-7,71 (1H, t, J = 8,0 Hz), 7,039-7,021 (1H, d, J = 7,2 Hz), 2,41 (3H, s).
LCMS Método A: tR = 0,61 min, m/z = 392,9 [M+H]+
Ejemplo 48: Ácido 2-((5,6,7,8-tetrahidroquinolin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico
A partir del intermedio X20

Sintetizado utilizando hidróxido de litio monohidrato en THF/H2O (1:1)
1H NMR (DMSO-d6, 400 MHz) 5: 13,90 (1H, br), 11,05 (1H, s), 8,33 (1H, s), 8,20 (1H, s), 7,92-7.90 (1H, d, J = 8,4Hz), 7,52-7,50 (1H, d, J = 8,0Hz), 2,72-2,71 (4H, m), 1,76-1,74 (4H, m).
LCMS Método A: tR = 0,66 min, m/z = 433,1 [M+H]+
Ejemplo 49: Ácido 2-((5,6-dimetilpiridin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico
A partir del intermedio S52

Se añadió LiOH.H2O (12 mg, 0,285 mmol) a una solución de intermedio S52 (60 mg, 0,142 mmol) en THF/H2O (1:1) (3,0 ml) y se agitó la mezcla de reacción a temperatura ambiente durante 1 h. A continuación, se eliminó el t Hf a vacío y el material crudo se acidificó con HCl 1 N. El sólido resultante se filtró, se lavó con pentano y se secó a presión reducida para obtener el compuesto del título (45 mg, 78 %) como un sólido blanco.1
1H NMR (DMSO-d6, 400 MHz) 5: 11,41 (1H, s), 8,30 (1H, s), 8,23 (1H, s), 7,92-7,90 (1H, d, J = 7,2Hz), 7,57-7,55
(1H, d, J = 8,4Hz), 2,36 (3H, s), 2,22 (3H, s).
LCMS Método A: tR = 0,61 min, m/z = 407,0 [M+H]+
Ejemplo 50: Ácido 2-((2-metilpirimidin-4-il)carbamoil)-4,5-bis(trifluorometil)benzoico
A partir del intermedio T1

A una solución de intermedio T1 (100 mg, 0,331 mmol) y 2-metilpirimidin-4-amina (36 mg, 0,331 mmol) en DCM (3,0 mL) se añadieron HATU (188 mg, 0,496 mmol) y DIPeA (0,18 mL, 0,993 mmol) a 0 °C. La mezcla de reacción se agitó a temperatura ambiente durante 18 h. Una vez completada la reacción (controlada por TLC), se diluyó la mezcla de reacción con agua (50 ml), se extrajo con EtOAc (50 ml) y se secó sobre Na2SO4 anhidro. El producto crudo se purificó por cromatografía en columna para obtener el compuesto del título (100 mg, 77 %) como un sólido blanco.
1H NMR (DMSO-d6, 400 MHz) 5: 14,07 (1H, br), 11,61 (1H, s), 8,63-8,62 (1H, d, J = 6,0Hz), 8,36 (1H, s), 8,30 (1H, s), 7,95 (1H, s), 2,49 (3H, s).
LCMS Método A: tR = 0,55 min, m/z = 393,9 [M H]+
Ejemplo 51: Ácido 2-((2,6-dimetilpiridin-4-il)carbamoil)-5-(trifluorometil)benzoico
A partir del intermedio Y48
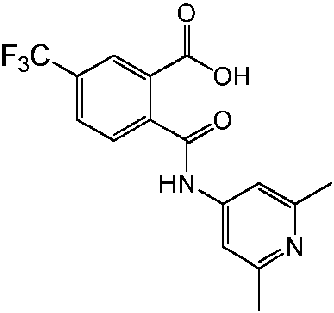
1H NMR (DMSO-d6, 400 MHz) 5: 14,0 (1H, br), 11,56 (1H, s), 8,23 (1H, s), 8,16-8,14 (1H, d, J = 8,0 Hz), 7,87-7,85 (1H, d, J = 8,0 Hz), 7,73 (2H, s), 2,61 (6H, s).
LCMS Método A: tR = 0,42 min, m/z = 339,0 [M H]+
Expresión y purificación de proteínas.
El dominio extracelular de la sortilina humana (78-755) que incluye el propéptido (34-77) de Q99425 y una marca 6xHis en C-terminal se expresó en células HEK 293 utilizando el vector de expresión episomal pCEP-PU. El dominio extracelular de sortilina expresada se purificó a partir de medio de cultivo en una columna de Ni2+NTA-agarosa (Qiagen) según las instrucciones del fabricante.
La progranulina humana (P28799; 18-593) se expresó en células HEK 293F utilizando el vector de expresión pcDNA 3.1(-). La purificación a partir del medio de cultivo se realizó mediante captura sobre capto-Q (GE-healthcare). Las fracciones que eluyen de la columna se precipitaron con sulfato de amonio 2 M y se centrifugaron. El precipitado se disolvió en PBS y se separó en una columna de exclusión de tamaño S200. Las fracciones con progranulina se identificaron por SDS-PAGE y se agruparon en consecuencia.
La parte pro del factor de crecimiento del nervio beta humano (P01138; 19-121) se expresó como una fusión C-terminal a GST utilizando el plásmido de expresión pGEX en células BL21 de E. coli. La inducción se inició al añadir IPTG 1 mM y se continuó durante 4 horas. Las células se recogieron por centrifugación y se lisaron utilizando el kit de "extracción de proteínas del destructor de bloques" de Novagen. El lisado limpio se purificó utilizando las columnas GSTtrap (GE healthcare) según las instrucciones del fabricante.
La his-sortilina de ratón se compró de R&D Systems.
Ensayo de afinidad para hSortilina
La afinidad del compuesto se determinó midiendo el desplazamiento de la unión de la 3H-neurotensina a la hSortilina utilizando un formato de ensayo basado en SPA.
El ensayo de sortilina se llevó a cabo en un volumen total de 40 |jl en tampón de ensayo HEPES 50 mM pH 7,4 que contenía NaCl 100 mM, CaCh 2,0 mM, BSA al 0,1 % y Tween-20 al 0,1 %. Se preincubaron concentraciones variables de compuestos durante 30 minutos a temperatura ambiente con 6his-sortilina 150 nM. Se añadió [3H]-neurotensina 5 nM como radioligando y se definió la unión inespecífica como la unión en presencia de neurotensina 20 μM. Se añadieron perlas de imagen de quelato de Ni (Perkin Elmer) y la placa se agitó lentamente en la oscuridad durante 60 minutos. Se dejó que las perlas de imagen tuvieran un tiempo de reposo mínimo de 6 horas antes de que se leyera la placa en un ViewLux con un tiempo de exposición de 360 segundos. La evaluación de la dosis-respuesta de los compuestos se realizó con 10 concentraciones de fármacos (que cubren 3 decenas). Los valores IC50 se calcularon por regresión no lineal utilizando la concentración-respuesta sigmoidea (pendiente variable) utilizando Xlfit 4 (IDBS, Reino Unido). Los resultados se dieron como valores de Ki (nM) derivados de valores de IC50 ajustados por ordenador convertidos a valores de Ki utilizando la ecuación de Cheng-Prusoff (Ki = IC50/(1+ (L/Kd))). La Kd para neurotensina (NTS) se determinó a 100 nM


* Inhibición a 50 pM
Ensayo de afinidad para mSortilina
La afinidad del compuesto se determinó midiendo el desplazamiento de la unión de 3H-neurotensina a mSortilina utilizando un formato de ensayo basado en SPA.
El ensayo de sortilina se llevó a cabo en un volumen total de 40 pl en tampón de ensayo HEPES 50 mM pH 7,4 que contenía NaCl 100 mM, CaCh 2,0 mM, BSA al 0,1 % y Tween-20 al 0,1 %. Se preincubaron concentraciones variables de compuestos durante 30 minutos a temperatura ambiente con 6his-Sortilina 150 nM. Se añadió [3H]
neurotensina 5 nM como radioligando y se definió la unión inespecífica como la unión en presencia de neurotensina 20 |jM. Se añadieron perlas de imagen de quelato de Ni (Perkin Elmer) y la placa se agitó lentamente en la oscuridad durante 60 minutos. Se dejó que las perlas de imagen tuvieran un tiempo de reposo mínimo de 6 horas antes de que se leyera la placa en un ViewLux con un tiempo de exposición de 36o segundos. La evaluación de la dosis-respuesta de los compuestos se realizó con 10 concentraciones de fármacos (que cubren 3 decenas). Los valores IC50 se calcularon por regresión no lineal utilizando la concentración-respuesta sigmoidea (pendiente variable) utilizando Xlfit 4 (iDBS, Reino Unido). Los resultados se dieron como valores de Ki (nM) derivados de valores de IC50 ajustados por ordenador convertidos a valores de Ki utilizando la ecuación de Cheng-Prusoff (Ki = IC50/(1+ (L/Kd))). La Kd para neurotensina se determinó a 100 nM

Inhibición de la parte Pro de ProNGF a la hSortilina
La inhibición de proNGF a sortilina se determinó midiendo la unión de la parte pro de proNGF a sortilina utilizando tecnología de fluorescencia homogénea resuelta en el tiempo. La parte pro de proNGF se fusionó con la marca GST y la sortilina se marcó con His. Se usó un anticuerpo GST con marcaje de europio y un anticuerpo His con marca XL665 para detectar la unión de pro-GST a his-sortilina. La señal se genera una vez que las proteínas interactúan entre sí para acercar los anticuerpos marcados.
El ensayo de pro-sortilina se llevó a cabo en un volumen total de 20 j l en tampón de ensayo HEPES 50 mM pH 7,4 que contenía NaCl 100 mM, CaCl22,0 mM, BSA al 0,1 % y Tween-20 al 0,1 %. Se incubaron concentraciones variables de compuestos durante 15 minutos a temperatura ambiente con 6his-sortilina 50 nM y pro-GST 6 nM. Se añadieron anti-GST-Eu 4 nM y anti-His-XL66525 nM junto con KF (concentración final 200 mM) y después de 150 minutos de incubación a temperatura ambiente en la oscuridad, se midió la fluorescencia con una excitación de 320 nm y emisión dual de 665 y 615 nm en un lector de envisión (Perkin Elmer). La señal se expresó en términos de relación HTRF (intensidad de fluorescencia a 665 nm/intensidad de fluorescencia a 615 nm x 10.000). La inhibición de la unión de proGST a sortilina se expresó como un porcentaje de inhibición de la respuesta de control a neurotensina 20 μM (100 % de inhibición) en relación con un control basal de tampón (0 % de inhibición). Los valores IC50 se calcularon por regresión no lineal utilizando la concentración-respuesta sigmoidea (pendiente variable) utilizando Xlfit 4 (Id Bs , Reino Unido).

Inhibición de hProgranulina a hSortilina
La inhibición de la progranulina a la sortilina se determinó midiendo la unión de la progranulina de proNGF a hissortilina utilizando tecnología de fluorescencia homogénea resuelta en el tiempo. Se usó un anticuerpo de progranulina con marcaje de europio y un anticuerpo de His con marca de XL665 para detectar la unión de progranulina a his-sortilina. La señal se genera una vez que las proteínas interactúan entre sí para acercar los anticuerpos marcados.
El ensayo de progranulina-sortilina se realizó en un volumen total de 20 j l en un tampón de fosfato 50 mM, pH 7,0 que contenía BSA al 0,1 %. Se incubaron concentraciones variables de compuestos durante 15 min a temperatura ambiente con 6his-sortilina 50 nM y progranulina 4 nM. Se añadieron anti-progranulina-Eu 0,7 nM y anti-His-XL6657 nM junto con KF (concentración final 200 mM) y después de 120 minutos de incubación a temperatura ambiente en la oscuridad, se mantuvo la placa a 4 °C durante la noche y al día siguiente, se midió la fluorescencia con una excitación de 320 nm y emisión dual de 665 y 615 nm en el lector de envisión (Perkin Elmer). La señal se expresó en términos de relación HTRF (intensidad de fluorescencia a 665 nm/intensidad de fluorescencia a 615 nm x 10.000). La inhibición de la unión de progranulina a sortilina se expresó como un porcentaje de inhibición de la respuesta de control a neurotensina 20 μM (100 % de inhibición) en relación con un control basal de tampón (0 % de inhibición). Los valores IC50 se calcularon por regresión no lineal utilizando la concentración-respuesta sigmoidea (pendiente variable) utilizando Xlfit 4 (IDBS, Reino Unido).

Ensayo de endocitosis de la PGRN endógena
Se generaron líneas celulares estables que expresan sortilina humana (S-18) transfectando células HEK293 con un vector de expresión de sortilina humana, seguido de unas pocas rondas de pases con el agente de selección apropiado.
Se encontró que las células HEK293 y las células S-18 segregan PGRN continuamente en el medio sin ninguna estimulación. La progranulina se une a la sortilina y sufre endocitosis (Hu et al. 2010). El bloqueo de la interacción de sortilina y progranulina produce una acumulación de PGRN en el medio. Los compuestos que no bloquean la interacción de la sortilina y la progranulina no tienen ningún efecto sobre los niveles de PGRN en el medio.
El día 1, se siembran las células S-18 en una placa de 96 pocillos. Después de 24 horas, se reemplaza completamente el medio o con medio o con uno de los compuestos de ensayo. Todos los compuestos se ensayaron a 10 |jM a menos que se especifique otra cosa. El medio se recoge el día 3 y se analiza utilizando ELISA para PGRN (R&D). La viabilidad celular se evalúa por Cell TiterGlo (Pro Mega) para evaluar el efecto citotóxico de los compuestos.
Se añadieron diferentes compuestos a las células S-18 para evaluar el efecto sobre la progranulina. La neurotensina es un ligando natural para la sortilina y bloquea la unión de la sortilina a la progranulina lo que produce una acumulación de progranulina en el medio. La adición de neurotensina o el Ejemplo 1 a las células S-18 muestra un aumento de PGRn en el medio de cultivo celular en un 85-100 % en comparación con los pocillos control.
Por otro lado, la neurotensina codificada (LIYPRNEYELRKP) o el Estándar 1 no se unen a la sortilina y los niveles de PGRN en el medio son similares a los de los pocillos no tratados.
En un modelo experimental similar pero ligeramente diferente, se permite que la PGRN se acumule durante 24 horas, por lo que los compuestos pueden competir con la PGRN para unirse a la sortilina. El día 2, se añaden los compuestos a las células y se incuban durante 24 horas más, cuando se recoge el medio y se analizan los niveles de PGRN utilizando el kit ELISA.
La neurotensina y el Ejemplo 1, compiten con PGRN en el medio, aumentan los niveles de PGRN en el medio de cultivo celular. La neurotensina codificada y el Estándar 1 no tuvieron ningún efecto sobre la endocitosis de la PGRN como se muestra en la Figura 1.
Ensayo de progranulina porCellomics
En este ensayo se utilizaron células HEK 293 transfectadas (con plásmidos control o de expresión de sortilina) o células HEK293 estables que expresan sortilina humana (S-18). Las células se tripsinizan y se colocan en placas de 96 pocillos. En el caso de células transfectadas transitoriamente, se colocaron 24 horas después de la transfección en placas de 96 pocillos. Al día siguiente, se cambió completamente el medio y los compuestos de ensayo se añadieron a las células durante 30 min seguido por PGRN durante 60 min. Al final del estudio (después de 1,5 horas), se fijaron y se tiñeron las células para determinar la sortilina y la progranulina. Todas las placas teñidas se analizaron mediante Cellomics Array Scan (Thermo Fischer) y se calculó la intensidad media de tinción para la PGRN y la sortilina por célula en cada pocillo.
La progranulina utilizada en este ensayo se recogió del medio después de la transfección transitoria de plásmidos de expresión de progranulina en células HEK 293. Los niveles de PGRN se midieron utilizando el kit ELISA para PGRN (R&D).
La adición de PGRN a los pocillos sufrió fácilmente endocitosis y llevó a un aumento de la señal fluorescente en los pocillos transfectados con sortilina. La adición de neurotensina, o del compuesto del Ejemplo 1, evita la unión de la sortilina a la progranulina (Figura 2). Por lo tanto, la PGRN no sufrió endocitosis y la intensidad de fluorescencia de la PGRN fue similar a los niveles de control.
La neurotensina codificada no se unió a la sortilina y se usó como control negativo. En los pocillos tratados con neurotensina codificada o con Estándar 1, la PGRN se unió a la sortilina y sufrió endocitosis y la intensidad de la fluorescencia aumentó significativamente como se ve en los pocillos tratados sólo con PGRN.
La neurotensina codificada tiene la secuencia de: LIYPRNEYELRKP
Claims (16)
1. Un compuesto de la fórmula A

R1 representa H o F,
R2 representa halógeno, alquilo Ci-C6, alquenilo C2-C6 o alquilo Ci-C6halogenado,
R3 representa halógeno, H, alquilo Ci-C6, o alquilo Ci-C6halogenado,
L es un enlace directo o representa CH2,
R4 se selecciona del grupo que comprende
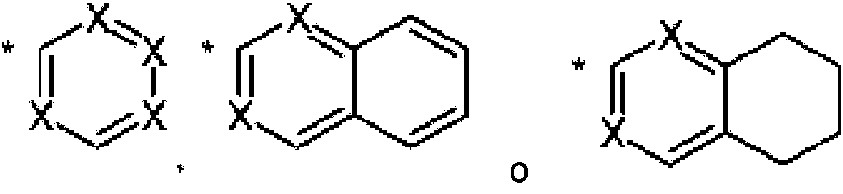
opcionalmente sustituido con C=N, 1 o 2 alquilos C1-C3, 1 o 2 alquilos halogenados, 1 o 2 alcoxi C1-C3 o 1 o 2 halógenos,
X representa C o N, en donde N está presente en 1 o 2 posiciones y
* indica el punto de unión,
y sales farmacéuticamente aceptables del mismo.
2. El compuesto según la reivindicación 1, en donde el alquilo halogenado es CF3.
3. El compuesto según la reivindicación 1, en donde R2 es Cl, Br o CF3 y R3 es H o Cl.
4. El compuesto según la reivindicación 1, en donde R4 se selecciona del grupo que comprende


opcionalmente sustituido con C=N, 1 o 2 alquilos Ci-C3, 1 o 2 alquilos halogenados, 1 o 2 alcoxi Ci-C3 o 1 o 2 halógenos,
en donde * indica el punto de unión.
5. El compuesto según la reivindicación 1, siendo seleccionado dicho compuesto del grupo que comprende ácido N-(6-metil-piridin-2-il)-5-trifluorometil-ftalámico
ácido 5-bromo-N-(6-metil-piridin-2-il)-ftalámico
ácido 5-metil-N-(6-metil-piridin-2-il)-ftalámico
ácido 5-cloro-N-(6-metil-piridin-2-il)-ftalámico
ácido 4,5-dicloro-N-(6-metil-piridin-2-il)-ftalámico
ácido N-(5,6-dimetil-piridin-2-il)-5-trifluorometil-ftalámico
ácido N-(4-metil-piridin-2-il)-5-trifluorometil-ftalámico
ácido N-(2-metil-piridin-4-il)-5-trifluorometil-ftalámico
ácido 4,5-dicloro-N-(4-metil-piridin-2-il)-ftalámico
ácido 4,5-dicloro-N-(5,6-dimetil-piridin-2-il)-ftalámico
ácido 4,5-dicloro-N-(2-metil-piridin-4-il)-ftalámico
ácido 4,5-dicloro-N-(2-metil-pirimidin-4-il)-ftalámico
ácido 5-doro-6-fluoro-N-(6-metil-piridin-2-il)-ftalámico
ácido 4,5-dimetil-N-(6-metil-piridin-2-il)-ftalámico
ácido 2-((3-cloro-5-(trifluorometil)piridin-2-il)carbamoil)-5-(trifluorometil)benzoico ácido 2-((4-metilpirimidin-2-il)carbamoil)-5-(trifluorometil)benzoico
ácido 2-((5,6-dimetilpirazin-2-il)carbamoil)-5-(trifluorometil)benzoico ácido 5-bromo-N-(5-metil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(5-cloro-piridin-2-il)-ftalámico
ácido 5-bromo-N-piridin-2-il-ftalámico
ácido 5-bromo-N-(6-cloro-piridin-2-il)-ftalámico
ácido 5-bromo-N-(5,6-dimetil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(4-metil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(2-metil-piridin-4-il)-ftalámico
ácido 5-bromo-N-piridin-3-il)-ftalámico
ácido 5-bromo-N-(3-metil-piridin-2-il)-ftalámico
ácido 5-bromo-N-quinolin-2-il-ftalámico
ácido 5-bromo-N-(5,6-dicloro-piridin-2-il)-ftalámico
ácido 5-bromo-N-(6-metil-piridin-3-il)-ftalámico
ácido 5-bromo-N-(6-metil-piridazin-3-il)-ftalámico
ácido 5-bromo-N-(4,6-dimetil-piridin-2-il)-ftalámico
ácido 5-bromo-N-(2-metil-pirimidin-4-il)-ftalámico
ácido 5-bromo-N-(6-metil-pirimidin-4-il)-ftalámico
ácido N-(2-metoxi-piridin-4-il)-5-trifluorometil-ftalámico
ácido N-(6-metoxi-piridin-2-il)-5-trifluorometil-ftalámico
ácido N-piridin-2-ilmetil-5-trifluorometil-ftalámico
ácido N-piridin-4-ilmetil-5-trifluorometil-ftalámico
ácido N-piridin-3-ilmetil-5-trifluorometil-ftalámico
ácido N-(6-metil-piridin-2-il)-5-propil-ftalámico
ácido N 5-isopropenil-N-(6-metil-piridin-2-il)-ftalámico
ácido N 5-isopropil-N-(6-metil-piridin-2-il)-ftalámico
ácido 2-((2-metilpirimidin-4-il)carbamoil)-5-(trifluorometil)benzoico
ácido 2-((4,5-dimetilpirimidin-2-il)carbamoil)-5-(trifluorometil)benzoico ácido 2-((5,6,7,8-tetrahidroquinolin-2-il)carbamoil)-5-(trifluorometil)benzoico ácido 2-((6-metilpiridin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico ácido 2-((5,6,7,8-tetrahidroquinolin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico ácido 2-((5,6-dimetilpiridin-2-il)carbamoil)-4,5-bis(trifluorometil)benzoico ácido 2-((2-metilpirimidin-4-il)carbamoil)-4,5-bis(trifluorometil)benzoico ácido 2-((2,6-dimetilpiridin-4-il)carbamoil)-5-(trifluorometil)benzoico
o una de sus sales farmacéuticamente aceptables.
6. Una composición farmacéutica que comprende un compuesto según una cualquiera de las reivindicaciones precedentes, y uno o más excipientes o diluyentes farmacéuticamente aceptables.
7. Un compuesto o una composición farmacéutica según una cualquiera de las reivindicaciones precedentes, para uso en terapia.
8. Un compuesto o una composición farmacéutica según una cualquiera de las reivindicaciones precedentes, para uso en un método para el tratamiento de una enfermedad neurodegenerativa, enfermedad psiquiátrica, enfermedad de las neuronas motoras, neuropatías periféricas, dolor, neuroinflamación o ateroesclerosis.
9. Un compuesto o una composición farmacéutica para el uso según la reivindicación 8, en un método para el tratamiento de la enfermedad de Alzheimer, enfermedad de Parkinson, ictus, lesión cerebral traumática, degeneración de la retina, degeneración de fotorreceptores inducida por la luz, epilepsia, trastorno bipolar, esclerosis lateral amiotrófica, degeneración lobular frontotemporal, atrofia muscular espinal, neuropatía periférica, neuropatía diabética, dolor agudo y crónico, prevención y tratamiento del dolor establecido, dolor neuropático, dolor lumbar, dolor postoperatorio, dolor inflamatorio, artritis reumatoide, enfermedad de Crohn, colitis ulcerosa, ateroesclerosis y esclerosis múltiple.
10. Un profármaco del compuesto de la reivindicación 1, según la fórmula C

R9 representa alquilo Ci-C6
R10 representa halógeno, alquilo C1-C6, alquenilo C2-C6 o alquilo C1-C6 halogenado,
R11 representa halógeno, H, alquilo C1-C6o alquilo C1-C6 halogenado,
n es 0 o 1,
R12 se selecciona del grupo que comprende


y sus sales farmacéuticamente aceptables.
11. El profármaco según la reivindicación 10, en donde R10 representa CH3, CHCH2, Br, Cl, C=N o CF3 y R7 representa H, CF3 o Cl.
12. El profármaco según la reivindicación 10, siendo seleccionado dicho profármaco del grupo que comprende éster ferc-butílico del ácido 5-bromo-N-(5,6-dimetil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido N-(6-metil-piridin-2-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(6-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(5-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(2-metil-piridin-4-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-piridin-3-il-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(3-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-quinolin-2-il-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(5,6-dicloro-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(6-metil-piridin-3-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(6-metil-piridazin-3-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(4,6-dimetil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(2-metil-pirimidin-4-il)-ftalámico
éster ferc-butílico del ácido 5-bromo-N-(6-metil-pirimidin-4-il)-ftalámico
éster ferc-butílico del ácido N-(2-metoxi-piridin-4-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-(6-metoxi-piridin-2-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-piridin-2-ilmetil-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-piridin-4-ilmetil-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-piridin-3-ilmetil-5-trifluorometil-ftalámico
éster ferc-butílico del ácido 5-isopropenil-N-(6-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido N-(6-metil-piridin-2-il)-5-propil-ftalámico
éster ferc-butílico del ácido N-(2-metil-pirimidin-4-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-(4,5-dimetil-pirimidin-2-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido N-(5,6,7,8-tetrahidro-quinolin-2-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido 5-isopropil-N-(6-metil-piridin-2-il)-ftalámico
éster ferc-butílico del ácido N-(2,6-dimetil-piridin-4-il)-5-trifluorometil-ftalámico
éster ferc-butílico del ácido 4,5-didoro-N-(6-metil-piridin-2-il)-ftalámico
éster isopropílico del ácido 4,5-dicloro-N-(6-metil-piridin-2-il)-ftalámico
éster metílico del ácido 4,5-dicloro-N-(6-metil-piridin-2-il)-ftalámico
éster isopropílico del ácido 4,5-dicloro-N-(2-metil-pirimidin-4-il)-ftalámico
éster etílico del ácido 4,5-dicloro-N-(2-metil-pirimidin-4-il)-ftalámico
éster metílico del ácido N-(5,6-dimetil-piridin-2-il)-4,5-bis-trifluorometil-ftalámico
o una sal farmacéuticamente aceptable de los mismos.
13. Una composición farmacéutica que comprende un profármaco según la reivindicación 10 y uno o más vehículos o diluyentes farmacéuticamente aceptables.
14. Un profármaco según la reivindicación 10 o una composición farmacéutica según la reivindicación 13, para uso en terapia.
15. Un profármaco según la reivindicación 10 o una composición farmacéutica según la reivindicación 13, para uso en un método para el tratamiento de una enfermedad neurodegenerativa, enfermedad psiquiátrica, enfermedad de las neuronas motoras, neuropatías periféricas, dolor, neuroinflamación o ateroesclerosis.
16. Un profármaco o una composición farmacéutica según la reivindicación 15, para uso en un método para el tratamiento de la enfermedad de Alzheimer, enfermedad de Parkinson, ictus, lesión cerebral traumática, degeneración de la retina, degeneración de fotorreceptores inducida por la luz, epilepsia, trastorno bipolar, esclerosis lateral amiotrófica, degeneración lobular frontotemporal, atrofia muscular espinal, neuropatía periférica, neuropatía diabética, dolor agudo y crónico, prevención y tratamiento del dolor establecido, dolor neuropático, dolor lumbar, dolor postoperatorio, dolor inflamatorio, artritis reumatoide, enfermedad de Crohn, colitis ulcerosa, ateroesclerosis y esclerosis múltiple.
Applications Claiming Priority (8)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201361757271P | 2013-01-28 | 2013-01-28 | |
| DKPA201300053 | 2013-01-28 | ||
| DKPA201300132 | 2013-03-11 | ||
| US201361776876P | 2013-03-12 | 2013-03-12 | |
| US201361874430P | 2013-09-06 | 2013-09-06 | |
| DKPA201300508 | 2013-09-06 | ||
| US201361875158P | 2013-09-09 | 2013-09-09 | |
| PCT/EP2014/051481 WO2014114779A1 (en) | 2013-01-28 | 2014-01-27 | N-substituted-5-substituted phthalamic acids as sortilin inhibitors |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2719790T3 true ES2719790T3 (es) | 2019-07-16 |
Family
ID=67209542
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14702497T Active ES2719790T3 (es) | 2013-01-28 | 2014-01-27 | Acidos ftalámicos N-sustituidos-5 sustituidos como inhibidores de la sortilina |
Country Status (1)
| Country | Link |
|---|---|
| ES (1) | ES2719790T3 (es) |
-
2014
- 2014-01-27 ES ES14702497T patent/ES2719790T3/es active Active
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP6409004B2 (ja) | ソルチリン阻害剤としてのn置換された5置換フタルアミド酸 | |
| CN114728168B (zh) | 三唑氨基甲酸酯吡啶基磺酰胺作为lpa受体拮抗剂及其用途 | |
| ES2742409T3 (es) | Inhibidores de quinasa de pirazolilquinoxalina | |
| CA2701959C (en) | Inhibitors of kinase activity | |
| ES2911040T3 (es) | Nuevos derivados de heteroaril amida como inhibidores selectivos de histona deacetilasa 1 y 2 (HDAC1/2) | |
| CN115942972A (zh) | Lpa受体拮抗剂及其用途 | |
| JP2020525513A (ja) | 癌および他の疾患を治療するためのatf4阻害剤としてのn−(3−(2−(4−クロロフェノキシ)アセトアミドビシクロ[1.1.1]ペンタン−1−イル)−2−シクロブタン−1−カルボキサミド誘導体および関連化合物 | |
| WO2022194066A1 (zh) | Kras g12d抑制剂及其在医药上的应用 | |
| ES2824801T3 (es) | Sal de compuesto heterocíclico sustituido con halógeno | |
| ES2871673T3 (es) | Activador de los canales KCNQ2-5 | |
| TW202227389A (zh) | 新穎化合物 | |
| BR112020000086A2 (pt) | derivados de 2-(4-clorofenóxi)-n-((1-(2-(4-clorofenóxi) etinazetidin-3-il) metil) acetamida e compostos relacionados como inibidores de atf4 para tratamento de câncer e outras doenças | |
| ES2956045T3 (es) | Nuevos moduladores de los LXR con fracción central bicíclica | |
| BR112021000332A2 (pt) | Compostos químicos | |
| JP6295270B2 (ja) | P2x7受容体アンタゴニストとしてのインドールカルボキサミド誘導体 | |
| CN117295717A (zh) | Lpa受体拮抗剂及其用途 | |
| AU2017213993B2 (en) | Heterocyclic sulfonamide derivative and medicine containing same | |
| KR20200037806A (ko) | 아민 또는 (티오)아민을 함유하는 lxr 조절제 | |
| CN121399103A (zh) | 一类细胞程序性坏死抑制剂及其制备方法和用途 | |
| WO2019091277A1 (zh) | 2-(1h-吡唑-3-基)苯酚类化合物及其应用 | |
| CN104910118B (zh) | 一类双香豆素类化合物及其制备方法和用途 | |
| KR20160127838A (ko) | Wnt 신호전달 경로 억제제 | |
| CN104334528A (zh) | (2-杂芳基氨基)琥珀酸衍生物 | |
| CN103755695B (zh) | 一种具有抗肿瘤活性的酰胺类化合物及其应用 | |
| CN113321640A (zh) | 一种吲哚类化合物及其应用 |