ES2728356T3 - Derivados de amidas policíclicas como inhibidores de CDK9 - Google Patents
Derivados de amidas policíclicas como inhibidores de CDK9 Download PDFInfo
- Publication number
- ES2728356T3 ES2728356T3 ES16733459T ES16733459T ES2728356T3 ES 2728356 T3 ES2728356 T3 ES 2728356T3 ES 16733459 T ES16733459 T ES 16733459T ES 16733459 T ES16733459 T ES 16733459T ES 2728356 T3 ES2728356 T3 ES 2728356T3
- Authority
- ES
- Spain
- Prior art keywords
- doro
- met
- cyclohexanecarboxamide
- prrolo
- acetamido
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 Cc1c(*)[n](*)n*1C Chemical compound Cc1c(*)[n](*)n*1C 0.000 description 4
- AWYMFBJJKFTCFO-UHFFFAOYSA-N C(C1)C2C1CCC2 Chemical compound C(C1)C2C1CCC2 AWYMFBJJKFTCFO-UHFFFAOYSA-N 0.000 description 1
- AWEZFNIZCLVHHD-WNACAWFCSA-N C1C2C(C3)[C@H]4C(C5)=CC5[C@@H]3C4CC12 Chemical compound C1C2C(C3)[C@H]4C(C5)=CC5[C@@H]3C4CC12 AWEZFNIZCLVHHD-WNACAWFCSA-N 0.000 description 1
- TTXLSXAYPROAOR-CVEARBPZSA-N CC(C)(C)OC(N[C@@H](CCC1)C[C@@H]1C(OCc1ccccc1)=O)=O Chemical compound CC(C)(C)OC(N[C@@H](CCC1)C[C@@H]1C(OCc1ccccc1)=O)=O TTXLSXAYPROAOR-CVEARBPZSA-N 0.000 description 1
- WGXHMFBVAYLTDJ-HZPDHXFCSA-N CC(C)(C)OC(N[C@H](CCC1)C[C@@H]1C(Nc(nc1)cc(-c2c(CC(C)(C)C3)[n]3nc2)c1F)=O)=O Chemical compound CC(C)(C)OC(N[C@H](CCC1)C[C@@H]1C(Nc(nc1)cc(-c2c(CC(C)(C)C3)[n]3nc2)c1F)=O)=O WGXHMFBVAYLTDJ-HZPDHXFCSA-N 0.000 description 1
- JSGHMGKJNZTKGF-RKDXNWHRSA-N CC(C)(C)OC(N[C@H](CCC1)C[C@@H]1C(O)=O)=O Chemical compound CC(C)(C)OC(N[C@H](CCC1)C[C@@H]1C(O)=O)=O JSGHMGKJNZTKGF-RKDXNWHRSA-N 0.000 description 1
- BNKFVFIOTTXMIN-JKSUJKDBSA-N CC(C)(C)OC(N[C@H](CCC1)C[C@H]1C(Nc1ncnc(-c2c(CC(C)(C)C3)[n]3nc2)c1)=O)=O Chemical compound CC(C)(C)OC(N[C@H](CCC1)C[C@H]1C(Nc1ncnc(-c2c(CC(C)(C)C3)[n]3nc2)c1)=O)=O BNKFVFIOTTXMIN-JKSUJKDBSA-N 0.000 description 1
- WVNBNNDRSVPWAV-UHFFFAOYSA-O CC(C)(C)[S+](C)OC(C1)CC1C(Nc1ncnc(-c2c(CCCC3)[n]3nc2)c1)=O Chemical compound CC(C)(C)[S+](C)OC(C1)CC1C(Nc1ncnc(-c2c(CCCC3)[n]3nc2)c1)=O WVNBNNDRSVPWAV-UHFFFAOYSA-O 0.000 description 1
- INSSRNPWCQTVBB-UHFFFAOYSA-N CC(C)(C)[Si+](C)(C)OC(C1)CC1C(Nc(nc1)cc(I)c1Cl)=O Chemical compound CC(C)(C)[Si+](C)(C)OC(C1)CC1C(Nc(nc1)cc(I)c1Cl)=O INSSRNPWCQTVBB-UHFFFAOYSA-N 0.000 description 1
- KJZXTZVFCVEISL-UHFFFAOYSA-N CC(C)(C)[SiH-](C)(C)OCC(C)(C)Cc1n[nH]cc1 Chemical compound CC(C)(C)[SiH-](C)(C)OCC(C)(C)Cc1n[nH]cc1 KJZXTZVFCVEISL-UHFFFAOYSA-N 0.000 description 1
- LSWBZYRFWFCBRT-UHFFFAOYSA-N CC(C)(C)[Si](C)(C)OCC(C)(C)Cc([n](COCC[Si+](C)(C)C)nc1)c1I Chemical compound CC(C)(C)[Si](C)(C)OCC(C)(C)Cc([n](COCC[Si+](C)(C)C)nc1)c1I LSWBZYRFWFCBRT-UHFFFAOYSA-N 0.000 description 1
- VOWLJJMXCWLHFI-UHFFFAOYSA-N CC(C)(C)[Si](C)(C)OCC(C)(C)Cc1n[n](COCC[Si](C)(C)C)cc1I Chemical compound CC(C)(C)[Si](C)(C)OCC(C)(C)Cc1n[n](COCC[Si](C)(C)C)cc1I VOWLJJMXCWLHFI-UHFFFAOYSA-N 0.000 description 1
- YFAKZUMJVBULBO-UONOGXRCSA-N CC(N[C@H](CCC1)C[C@H]1C(Nc(nc1)cc(-c2c(CCC3)[n]3nc2)c1Cl)=O)=O Chemical compound CC(N[C@H](CCC1)C[C@H]1C(Nc(nc1)cc(-c2c(CCC3)[n]3nc2)c1Cl)=O)=O YFAKZUMJVBULBO-UONOGXRCSA-N 0.000 description 1
- JIWWGLSQILSPQR-QWHCGFSZSA-N CC1(C)C[n]2c(-c(cc(NC([C@@H](CCC3)C[C@@H]3N)=O)nc3)c3Cl)cnc2C1 Chemical compound CC1(C)C[n]2c(-c(cc(NC([C@@H](CCC3)C[C@@H]3N)=O)nc3)c3Cl)cnc2C1 JIWWGLSQILSPQR-QWHCGFSZSA-N 0.000 description 1
- BNKIFNPPAHGYBV-UHFFFAOYSA-N CC1(C)C[n]2ncc(-c(cc(N)nc3)c3F)c2C1 Chemical compound CC1(C)C[n]2ncc(-c(cc(N)nc3)c3F)c2C1 BNKIFNPPAHGYBV-UHFFFAOYSA-N 0.000 description 1
- TWRPQPACKSWSLK-QWHCGFSZSA-N CC1(C)C[n]2ncc(-c(cc(NC([C@@H](CCC3)C[C@@H]3N)=O)nc3)c3F)c2C1 Chemical compound CC1(C)C[n]2ncc(-c(cc(NC([C@@H](CCC3)C[C@@H]3N)=O)nc3)c3F)c2C1 TWRPQPACKSWSLK-QWHCGFSZSA-N 0.000 description 1
- JTIFUJUJDWUQEV-HUUCEWRRSA-N CC1(C)C[n]2ncc(-c(cc(NC([C@H](CCC3)C[C@@H]3NC(C)=O)=O)nc3)c3F)c2C1 Chemical compound CC1(C)C[n]2ncc(-c(cc(NC([C@H](CCC3)C[C@@H]3NC(C)=O)=O)nc3)c3F)c2C1 JTIFUJUJDWUQEV-HUUCEWRRSA-N 0.000 description 1
- BNMSUGRKZJRLFE-FUHWJXTLSA-N CC1(C)C[n]2ncc(-c3c(C)cnc(NC([C@@H](CCC4)C[C@@H]4NC(C4COC4)=O)=O)c3)c2C1 Chemical compound CC1(C)C[n]2ncc(-c3c(C)cnc(NC([C@@H](CCC4)C[C@@H]4NC(C4COC4)=O)=O)c3)c2C1 BNMSUGRKZJRLFE-FUHWJXTLSA-N 0.000 description 1
- VTGLXGMEJLXEHX-LSDHHAIUSA-N CC1(C)C[n]2ncc(-c3cc(NC([C@@H](CCC4)C[C@@H]4N)=O)ncc3)c2C1 Chemical compound CC1(C)C[n]2ncc(-c3cc(NC([C@@H](CCC4)C[C@@H]4N)=O)ncc3)c2C1 VTGLXGMEJLXEHX-LSDHHAIUSA-N 0.000 description 1
- GKPQMABETYGWLQ-VEVGUTQDSA-N CC1(C)C[n]2ncc(-c3cc(NC([C@@H](CCC4)C[C@@H]4NC(CCOC4OCCCC4)=O)=O)ncc3Cl)c2C1 Chemical compound CC1(C)C[n]2ncc(-c3cc(NC([C@@H](CCC4)C[C@@H]4NC(CCOC4OCCCC4)=O)=O)ncc3Cl)c2C1 GKPQMABETYGWLQ-VEVGUTQDSA-N 0.000 description 1
- ZZOHVSVTOBGPOG-JKSUJKDBSA-N CC1(C)C[n]2ncc(-c3cc(NC([C@@H](CCC4)C[C@@H]4NC(CO)=O)=O)ncc3C)c2C1 Chemical compound CC1(C)C[n]2ncc(-c3cc(NC([C@@H](CCC4)C[C@@H]4NC(CO)=O)=O)ncc3C)c2C1 ZZOHVSVTOBGPOG-JKSUJKDBSA-N 0.000 description 1
- DYQPSOMHXPWMLR-UHFFFAOYSA-N CC1(C)OB(c2c(C=NCC3)[n]3nc2)OC1(C)C Chemical compound CC1(C)OB(c2c(C=NCC3)[n]3nc2)OC1(C)C DYQPSOMHXPWMLR-UHFFFAOYSA-N 0.000 description 1
- YVSYKFIHPQQCHC-YHLAAPATSA-N CC1(CCCC2)N2N=CC1c(cc(NC([C@@H](CCC1)C[C@H]1N)=O)nc1)c1Cl Chemical compound CC1(CCCC2)N2N=CC1c(cc(NC([C@@H](CCC1)C[C@H]1N)=O)nc1)c1Cl YVSYKFIHPQQCHC-YHLAAPATSA-N 0.000 description 1
- OEVLACCLHPKMIQ-UBQPRWROSA-N CC1C[n]2ncc(-c3cc(NC([C@@H](CCC4)C[C@@H]4NC([ClH]c(cnc(NC([C@@H](CCC4)C[C@@H]4NC(C)=O)=O)c4)c4-c4c(CCC(C)C5)[n]5nc4)=O)=O)ncc3Cl)c2CC1 Chemical compound CC1C[n]2ncc(-c3cc(NC([C@@H](CCC4)C[C@@H]4NC([ClH]c(cnc(NC([C@@H](CCC4)C[C@@H]4NC(C)=O)=O)c4)c4-c4c(CCC(C)C5)[n]5nc4)=O)=O)ncc3Cl)c2CC1 OEVLACCLHPKMIQ-UBQPRWROSA-N 0.000 description 1
- MEUHJCFNSZOCEA-RDVQEIBISA-N CCC(C)C(CC[C@H](C1)NC(OC(C)(C)C)=O)[C@@H]1C(OCc1ccccc1)=O Chemical compound CCC(C)C(CC[C@H](C1)NC(OC(C)(C)C)=O)[C@@H]1C(OCc1ccccc1)=O MEUHJCFNSZOCEA-RDVQEIBISA-N 0.000 description 1
- GDCOTRLNIUAHPV-SOUVJXGZSA-N C[C@@H](C(N[C@H](CCC1)C[C@H]1C(Nc(nc1)cc(-c2c(CC(C)(C)C3)[n]3nc2)c1Cl)=O)=O)O Chemical compound C[C@@H](C(N[C@H](CCC1)C[C@H]1C(Nc(nc1)cc(-c2c(CC(C)(C)C3)[n]3nc2)c1Cl)=O)=O)O GDCOTRLNIUAHPV-SOUVJXGZSA-N 0.000 description 1
- VIZMARKIEQIMIG-UHFFFAOYSA-N Nc(nc1)cc(Br)c1Cl Chemical compound Nc(nc1)cc(Br)c1Cl VIZMARKIEQIMIG-UHFFFAOYSA-N 0.000 description 1
- YEUKJUMCLOIQKH-UHFFFAOYSA-N O=C(c1n[n](Cc2ccccc2)cc1)Cl Chemical compound O=C(c1n[n](Cc2ccccc2)cc1)Cl YEUKJUMCLOIQKH-UHFFFAOYSA-N 0.000 description 1
- QRDGLFWYBFTZFP-UHFFFAOYSA-N O=C1c2ccn[n]2CCC1 Chemical compound O=C1c2ccn[n]2CCC1 QRDGLFWYBFTZFP-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains two hetero rings
- C07D498/04—Ortho-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/4353—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems
- A61K31/437—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems the heterocyclic ring system containing a five-membered ring having nitrogen as a ring hetero atom, e.g. indolizine, beta-carboline
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/4439—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a five-membered ring with nitrogen as a ring hetero atom, e.g. omeprazole
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/444—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a six-membered ring with nitrogen as a ring heteroatom, e.g. amrinone
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/04—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B2200/00—Indexing scheme relating to specific properties of organic compounds
- C07B2200/13—Crystalline forms, e.g. polymorphs
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Medicinal Chemistry (AREA)
- Public Health (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Epidemiology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Polyesters Or Polycarbonates (AREA)
- Detergent Compositions (AREA)
- Addition Polymer Or Copolymer, Post-Treatments, Or Chemical Modifications (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
Un compuesto de fórmula I:**Fórmula** en el que: A es C(R5) o N; R5 es H, alquilo C1-3, CN o halógeno; R2 es heterocicloalquilo de 3-7 miembros o cicloalquilo de 3-7 miembros; opcionalmente sustituido con uno a tres sustituyentes seleccionados independientemente del grupo que consiste en R10, OR10, SR10, S(O)R10, S(O)2R10, C(O) R10, C(O)OR10, OC(O) R10, OC(O)O R10, NH2, NH R10, N(R10)2, NHC(O)H, NHC(O) R10, N R10C(O)H, N R10C(O)R10, NHS(O)2 R10, NR10S(O)2R10, NHC(O)OR10, NR10C(O)OR10, NHC(O)NH2, NHC(O)NHR10, NHC(O)N(R10)2, NR10C(O)NH2, NR10C(O)NHR10, NR10C(O)N(R10)2, C(O)NH2, C(O)NH R10, C(O)N(R10)2, C(O)NHOH, C(O)NHOR10, C(O)NHS(O)2R10, C(O)NR10S(O)2R10, S(O)2NH2, S(O)2NHR10, S(O)2N(R10)2, S(O)2NHC(O)OR10, S(O)2NR10C(O)OR10, C(O)H, C(O)OH, OH, CN, NO2, F, Cl, Br e I;, en donde uno o más grupos CH2 del anillo pueden ser reemplazados opcionalmente por un número correspondiente de grupos -C (O), uno o más átomos de azufre o nitrógeno del anillo pueden ser oxidados opcionalmente para formar S-óxidos o N-óxidos; R10, en cada aparición, se selecciona independientemente del grupo que consiste en un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros, alquilo C1-6, -O-alquilo C1-6, alquilo C1-6-O-alquilo C1-6, NH2 , C(O) NH2, C(O) H, C(O) OH, OH, CN, NO2, F, Cl, Br e I; en donde dos grupos R10 junto con los átomos a los que están unidos pueden formar un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros; y cada uno de los grupos alquilo, cicloalquilo y heterocicloalquilo R10 mencionados anteriormente pueden estar sustituidos adicionalmente con uno o dos sustituyentes seleccionados independientemente de CN, OH, halógeno, alquilo C1-3, -O-alquilo C1-3, NH2, NH-alquilo C1-3, y NHC(O)-alquilo C1-3. R4 es**Fórmula** en donde X e Y, junto con los átomos a los que están unidos, forman un anillo heterocicloalquilo de 5 a 7 miembros que, además del nitrógeno puente, puede contener uno o dos heteroátomos seleccionados de N, O y S, cuyo anillo puede ser saturado o parcialmente saturado; en donde uno o dos grupos de anillos de CH2 pueden ser reemplazados opcionalmente por un número correspondiente de grupos -C(O), uno o más átomos de azufre o nitrógeno en el anillo pueden ser oxidados opcionalmente para formar S-óxidos o N-óxidos y en donde el anillo puede ser sustituido en un anillo de carbono por uno o dos sustituyentes R10 o en un anillo de nitrógeno por un sustituyente R12. J es N o CR11; y R11 es H, alquilo C1-3; R12 en cada aparición se selecciona independientemente del grupo que consiste en un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros, alquilo C1-6, alquilo C1-6 -O- alquilo C1-6, C(O)NH2, C(O)H; en donde el grupo R12 alquilo, ciclo alquilo y heterocicloalquilo se puede sustituir adicionalmente con uno o dos sustituyentes seleccionados independientemente de CN, OH y halógeno, alquilo C1-3, NH2, y NH- alquilo C1-3, NHC(O)- alquilo C1-3, o sales farmacéuticamente aceptables de los mismos.
Description
DESCRIPCIÓN
Derivados de amidas policíclicas como inhibidores de CDK9
La presente invención se refiere a ciertos derivados de piridina o pirimidina para uso en el tratamiento de ciertas enfermedades en particular a enfermedades proliferativas tales como cáncer y en la preparación de medicamentos para uso en el tratamiento de enfermedades proliferativas, a novedosos derivados de piridina o pirimidina y a procedimientos para su preparación, así como composiciones farmacéuticas que los contengan como ingrediente activo.
Las proteína quinasas dependientes de ciclina (CDKs) representan una familia de proteína serina/treonina quinasas que se activan al unirse a un asociado regulador de ciclina. Los complejos de CDK/ciclina se identificaron por primera vez como reguladores de la progresión del ciclo celular. Sin embargo, más recientemente, los complejos de CDK/ciclina también se han implicado en la transcripción y el procesamiento de ARNm. CDK9/PTEFb (factor de elongación de la transcripción positiva b) fosforila el dominio carboxilo-terminal (CTD) de la subunidad grande de la ARN polimerasa II (RNAP II), predominantemente Ser-2, que regula la elongación de la transcripción. La inhibición de CDK9 y la represión transcripcional dan como resultado el rápido agotamiento de los transcritos de ARNm de vida corta y las proteínas asociadas, incluyendo Mcl1 y c-myc, lo que lleva a la inducción de la apoptosis en células tumorales hiperdependientes de estas proteínas de supervivencia. Las CDK transcripcionales de direccionamiento que incluyen CDK9, por lo tanto, representan una estrategia terapéutica para el tratamiento de los tipos de tumores hiper dependientes de estas proteínas lábiles prosupervivencia que incluyen, pero no se limitan a, neoplasias hematológicas tales como leucemia mieloide aguda, mieloma múltiple, leucemia linfocítica crónica, linfoma difuso de células B grandes, linfoma de Burkitt, linfoma folicular y tumores sólidos, tales como cáncer de mama, cáncer de pulmón, neuroblastoma y cáncer de colon. Los inhibidores de CDK9 también pueden tener utilidad terapéutica en otras indicaciones de enfermedades, incluyendo cardiología, virología, inflamación y dolor.
En el presente documento se divulgan una serie de novedosos derivados de piridina o pirimidina que inhiben CDK9 y pueden ser útiles para el tratamiento de enfermedades hiperproliferativas. En particular, los compuestos son de uso en el tratamiento de enfermedades proliferativas tales como cáncer que incluye malignidades hematológicas tales como leucemia mieloide aguda, mieloma múltiple, leucemia linfocítica crónica, linfoma difuso de células B grandes, linfoma de Burkitt, linfoma folicular y tumores sólidos tales como cáncer de mama, cáncer de pulmón, neuroblastoma y cáncer de colon.
La Figura 1 es un difractograma de rayos X en polvo representativo de la Forma A de (1S,3R)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (Ejemplo 14).
La Figura 2 es un termógrafo DSC/TGA representativo de la Forma A de (1S,3R)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (Ejemplo 14).
La Figura 3 es un difractograma de rayos X en polvo representativo de la Forma A de (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2- b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida (Ejemplo 25).
La Figura 4 es un termógrafo DSC/TGA representativo de la Forma A de (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida (Ejemplo 25).
La Figura 5 es un difractograma de rayos X en polvo representativo de la Forma B de (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida (Ejemplo 86).
La Figura 6 es un termógrafo DSC/TGA representativo de la Forma B de (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida (Ejemplo 86).
La Figura 7 es un difractograma de rayos X en polvo representativo de la Forma B de (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (Ejemplo 2).
La Figura 8 es un termograma DSC/TGA representativo de la Forma B de (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridina -3-il)piridin-2-il)ciclohexanocarboxamida (Ejemplo 2).
Descripción de la invención.
De acuerdo con un aspecto de la presente invención, se proporcionan compuestos de Fórmula I:
En el que:
A es C(R5) o N;
R5 es H, alquilo C1-3, CN o halógeno;
R2 es heterocicloalquilo de 3-7 miembros o cicloalquilo de 3-7 miembros;
opcionalmente sustituido con uno a tres sustituyentes seleccionados independientemente del grupo que consiste en Río o r 10, SR10, S(O)R10, S(O)2R10, C(O) R10, C(O)O R10, OC(O) R10, OC(O)OR10, NH2 , NH R10, N(R10)2 , NHC(O)H, NHC(O) R10, N R10C(O)H, N R10C(O)R10, NHS(O)2R10, NR10S(O)2R10, NHC(O)OR10, NR10C(O)OR10, NHC(O)NH2, NHC(O)NHR10, NHC(O)N(R10)2, NR10C(O)NH2, NR10C(O)NHR10, NR10C(O)N(R10)2, C(O)NH2, C(O)NH R10, C(O)N(R10)2, C(O)NHOH, C(O)NHOR10, C(O)NHS(O)2R10, C(O)N R10S(O)2R10, S(O)2NH2, S(O)2NHR10, S(O)2N(R10)2, S(O)2NHC(O)OR10, S(O)2NR10C(O)O R10, C(O)H, C(O)OH, OH, CN, NO2 , F, Cl, Br e I;, en donde uno o más grupos CH2 del anillo pueden ser reemplazados opcionalmente por un número correspondiente de grupos -C (O), uno o más átomos de azufre o nitrógeno del anillo pueden ser oxidados opcionalmente para formar S-óxidos o N-óxidos;
R10, en cada aparición, se selecciona independientemente del grupo que consiste en un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros, alquilo C1-6, -O-alquilo C1-6, alquilo C1-6-O-alquilo C1-6, NH2 , C(O) NH2 , C(O) H, C(O) OH, OH, CN, NO2, F, Cl, Br e I; en donde dos grupos R10 junto con los átomos a los que están unidos pueden formar un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros; y cada uno de los grupos alquilo, cicloalquilo y heterocicloalquilo R10 mencionados anteriormente pueden estar sustituidos adicionalmente con uno o dos sustituyentes seleccionados independientemente de CN, OH, halógeno, alquilo C1-3, -O-alquilo C1-3, NH2 , NH-alquilo C1-3, y NHC(O)-alquilo C1-3.
R4 es

en el que X e Y, junto con los átomos a los que están unidos, forman un anillo heterocicloalquilo de 5 a 7 miembros que, además del nitrógeno puente, puede contener uno o dos heteroátomos seleccionados de N, O y S, cuyo anillo puede estar saturado o parcialmente saturado; en donde uno o dos grupos CH2 del anillo pueden ser reemplazados opcionalmente por un número correspondiente de grupos -C(O), uno o más átomos de azufre o nitrógeno del anillo que pueden ser oxidados opcionalmente para formar S-óxidos o N-óxidos y en donde el anillo puede estar sustituido en un anillo de carbono con uno o dos sustituyentes R10 o en un anillo de nitrógeno con un sustituyente R12;
J es N o CR11;
R11 es H, alquilo C1-3; y
R12 se selecciona en cada caso independientemente del grupo que consiste en un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros, alquilo C1-6, alquilo C1-6-O-alquilo C1-6, C(O) NH2 , C(O) H ; en donde R12 alquilo, cicloalquilo y heterocicloalquilo pueden estar además sustituidos con uno o dos sustituyentes seleccionados independientemente entre CN, OH y halógeno, alquilo C1-3, NH2 y NH-alquilo C1-3, NHC(O)-alquilo C1-3, o sus sales farmacéuticamente aceptables.
Los compuestos de Fórmula (I) son útiles por su capacidad para inhibir la actividad de CDK9 y, por consiguiente, también son útiles en el tratamiento de enfermedades o condiciones médicas mediadas solo o en parte por CDK9.
Los compuestos de Fórmula (I) pueden ser útiles para el tratamiento de enfermedades hiperproliferativas. En particular, los compuestos son de uso en el tratamiento de enfermedades proliferativas tales como cáncer, incluyendo malignidades hematológicas tales como, pero no limitadas a leucemia mieloide aguda, mieloma múltiple, leucemia linfocítica crónica, linfoma difuso de células B grandes, linfoma de Burkitt, linfoma folicular y tumores sólidos tales como, pero no limitados a, cáncer de mama, cáncer de pulmón (incluidos, pero no limitados a, cáncer de pulmón de células no pequeñas (NSCLC)), incluidos los subtipos no escamosos y escamosos, neuroblastoma y cáncer de colon.
La invención también se refiere a procedimientos para la fabricación de dichos compuestos, a composiciones farmacéuticas que los contienen, y a su uso en la fabricación de medicamentos para uso en la producción de un efecto antiproliferación en animales de sangre caliente tales como el hombre. También de acuerdo con la presente invención, se proporcionan dichos compuestos o sales farmacéuticamente aceptables de los mismos para uso en el tratamiento del cáncer.
Con el fin de que la presente invención pueda entenderse más fácilmente, primero se definen ciertos términos. A lo largo de la descripción detallada se exponen definiciones adicionales.
Se considera que la especificación escrita anterior es suficiente para permitir que un experto en la técnica practique las realizaciones. La descripción anterior y los Ejemplos detallan ciertas realizaciones y describen el mejor modo contemplado por los inventores. Se apreciará, sin embargo, que no importa cuán detallados puedan aparecer en el texto, las realizaciones pueden practicarse de muchas maneras y las reivindicaciones incluyen cualquiera de sus equivalentes.
Antes de describir la presente invención en detalle, debe entenderse que esta invención no está limitada a composiciones específicas o etapas de proceso, ya que puede variar.
Adicionalmente, "y/o" cuando se usa en este documento se debe tomar como divulgación específica de cada una de las dos características o componentes especificados con o sin el otro. Por lo tanto, el término "y/o" tal como se usa en una expresión tal como "A y/o B" en este documento pretende incluir "A y B", "A o B", "A" (solo) y "B "(solo). Del mismo modo, el término "y/o" como se usa en una expresión tal como "A, B y/o C" pretende abarcar cada uno de los siguientes aspectos: A, B y C; A, B o C; A o C; A o B; B o C; A y C; A y B; B y C; A (solo); B (solo); y C(solo).
A menos que se defina otra cosa, todos los términos técnicos y científicos usados en este documento tienen el mismo significado que entiende comúnmente un experto en la técnica con la que se relaciona esta divulgación. Por ejemplo, el Concise Dictionary of Biomedicine and Molecular Biology, Juo, Pei-Show, 2nd ed., 2002, CRC Press; El Dictionary of Cell and Molecular Biology, 3rd ed., 1999, Academic Press; and the Oxford Dictionary Of Biochemistry And Molecular Biology, Revised, 2000, Oxford University Press, proporciona a los expertos un diccionario general de muchos de los términos utilizados en esta divulgación.
Las unidades, los prefijos y los símbolos se indican en su formulario aceptado por Systéme International de Unites (SI). Los rangos numéricos incluyen los números que definen el rango.
Se entiende que siempre que se describan aspectos en el presente documento con el lenguaje "que comprende", de otra forma, también se proporcionan los aspectos análogos descritos en términos de "que consisten en" y/o "que consisten esencialmente en".
Los términos "inhibir", "bloquear" y "suprimir" se usan indistintamente en este documento y se refieren a cualquier disminución estadísticamente significativa de la actividad biológica, incluido el bloqueo total de la actividad. Por ejemplo, "inhibición" puede referirse a una disminución de aproximadamente el 10%, 20%, 30%, 40%, 50%, 60%, 70%, 80%, 90% o 100% en la actividad biológica.
La proliferación celular puede analizarse utilizando técnicas reconocidas en la técnica que miden la tasa de división celular y/o la fracción de células dentro de una población celular que experimenta división celular y/o la tasa de pérdida celular de una población celular debido a la diferenciación terminal o muerte celular (por ejemplo, incorporación de timidina).
El término "sujeto" se refiere a cualquier animal (por ejemplo, un mamífero), que incluye, pero no se limita a, humanos, primates no humanos, roedores y similares, que será el receptor de un tratamiento particular. Típicamente, los términos "sujeto" y "paciente" se usan indistintamente en el presente documento en referencia a un sujeto humano.
El término "composición farmacéutica" se refiere a una preparación que está en una forma tal que permite la actividad biológica del ingrediente activo, y que no contiene componentes adicionales que sean inaceptablemente tóxicos para un sujeto al que se administraría la composición. Tal composición puede ser estéril.
Términos tales como "tratar" o "tratamiento" o "trato" o "que alivia" o "aliviar" se refieren a ambas (1) medidas terapéuticas que curan, ralentizan, disminuyen los síntomas y/o detienen la progresión de un diagnóstico. condición o trastorno patológico y (2) medidas profilácticas o preventivas que previenen y/o retardan el desarrollo de una condición o trastorno patológico específico. Por lo tanto, aquellos que necesitan tratamiento incluyen aquellos que ya tienen el trastorno; aquellos propensos a tener el desorden; y aquellos en quienes se debe prevenir el trastorno. En ciertos aspectos, un sujeto es "tratado" con éxito para el cáncer de acuerdo con los métodos de la presente divulgación si el paciente muestra, por ejemplo, la remisión total, parcial o transitoria de un cierto tipo de cáncer.
Los términos "cáncer", "tumor", "canceroso" y "maligno" se refieren o describen la condición fisiológica en los mamíferos que se caracteriza típicamente por un crecimiento celular no regulado. Los ejemplos de cánceres incluyen, pero no se limita a, malignidades hematológicas, tales como leucemia mieloide aguda, mieloma múltiple, leucemia linfocítica crónica, linfoma difuso de células B grandes, linfoma de Burkitt, linfoma folicular y tumores sólidos tales como cáncer de mama, cáncer de pulmón, neuroblastoma y cáncer de colon.
El término "agente citotóxico" como se usa en el presente documento se define ampliamente y se refiere a una sustancia que inhibe o previene la función de las células y/o causa la destrucción de las células (muerte celular), y/o ejerce efectos antineoplásicos/antiproliferativos. Por ejemplo, el agente citotóxico previene directa o indirectamente el desarrollo, la maduración o la diseminación de las células tumorales neoplásicas. El término incluye también aquellos
agentes que causan un efecto citostático solamente y no un mero efecto citotóxico. El término incluye agentes quimioterapéuticos como se especifica a continuación, así como otros antagonistas de HER2, agentes antiangiogénicos, inhibidores de la tirosina quinasa, inhibidores de la proteína quinasa A, miembros de la familia de las citoquinas, isótopos radiactivos y toxinas tales como toxinas enzimáticamente activas de bacterias, hongos de origen vegetal o animal.
El término "agente quimioterapéutico" es un subconjunto del término "agente citotóxico" que comprende compuestos químicos naturales o sintéticos.
De acuerdo con los métodos de la presente divulgación, los compuestos de la presente divulgación pueden administrarse a un paciente para promover una respuesta terapéutica positiva con respecto al cáncer. El término "respuesta terapéutica positiva" con respecto al tratamiento del cáncer se refiere a una mejora en los síntomas asociados con la enfermedad.
Por ejemplo, una mejora en la enfermedad se puede caracterizar como una respuesta completa. El término "respuesta completa" se refiere a la ausencia de enfermedad clínicamente detectable con la normalización de los resultados de pruebas anteriores. Alternativamente, una mejora en la enfermedad puede categorizarse como una respuesta parcial. Una "respuesta terapéutica positiva" abarca una reducción o inhibición de la progresión y/o la duración del cáncer, la reducción o la mejora de la gravedad del cáncer y/o la mejora de uno o más síntomas del mismo como resultado de la administración de compuestos de la presente divulgación.
En aspectos específicos, tales términos se refieren a uno, dos o tres o más resultados luego de la administración de los compuestos de la presente divulgación:
(1) una estabilización, reducción o eliminación de la población de células cancerosas;
(2) una estabilización o reducción en el crecimiento del cáncer;
(3) un deterioro en la formación de cáncer;
(4) erradicación, extirpación o control del cáncer primario, regional y/o metastásico;
(5) una reducción de la mortalidad;
(6) un aumento en la supervivencia, la duración o la tasa de ausencia de enfermedad, de recaída, de progresión y/o en general;
(7) un aumento en la tasa de respuesta, la durabilidad de la respuesta o el número de pacientes que responden o están en remisión;
(8) una disminución en la tasa de hospitalización,
(9) una disminución en la duración de la hospitalización,
(10) el tamaño del cáncer se mantiene y no aumenta o aumenta en menos del 10%, preferiblemente menos del 5%, preferiblemente menos del 4%, preferiblemente menos del 2%, y
(11) un aumento en el número de pacientes en remisión.
(12) una disminución en el número de terapias adyuvantes (por ejemplo, quimioterapia o terapia hormonal) que de otro modo se requerirían para tratar el cáncer.
La respuesta clínica se puede evaluar utilizando técnicas de detección, tales como la PET, la resonancia magnética (RM), la radiografía, la tomografía computarizada (TC), la citometría de flujo o el análisis del clasificador de células activadas por fluorescencia (FACS), la histología, la patología general. y química sanguínea, que incluye, pero no se limita a, cambios detectables por ELISA, RIA, cromatografía y similares. Además de estas respuestas terapéuticas positivas, el sujeto sometido a terapia puede experimentar el efecto beneficioso de una mejora en los síntomas asociados con la enfermedad.
En esta especificación, el prefijo Cx-y como se usa en términos tales como alquilo Cx-y y similares (donde x e y son enteros) indica el rango numérico de los átomos de carbono que están presentes en el grupo; por ejemplo, alquilo C1-4 incluye alquilo C1 (metilo), alquilo C2 (etilo), alquilo C3 (propilo e isopropilo) y alquilo C4 (butilo, 1 -metilpropilo, 2-metilpropilo y t-butilo).
A menos que se indique específicamente, el átomo de enlace de un grupo puede ser cualquier átomo adecuado de ese grupo; por ejemplo, propilo incluye prop-1-ilo y prop-2-ilo.
Tal como se usa en el presente documento, la expresión "opcionalmente sustituido" indica que la sustitución es opcional y, por lo tanto, es posible que el grupo designado esté sustituido o no sustituido. En el caso de que se desee una sustitución, cualquier número de hidrógenos en el grupo designado puede reemplazarse con una selección de los
sustituyentes indicados, siempre que no se exceda la valencia normal de los átomos en un sustituyente particular, y que la sustitución de como resultado un compuesto estable
En un aspecto, cuando un grupo particular se designa como opcionalmente sustituido con "uno o más" sustituyentes, el grupo particular puede no estar sustituido. En otro aspecto, el grupo particular puede llevar un sustituyente. En otro aspecto, el sustituyente particular puede llevar dos sustituyentes. En todavía otro aspecto, el grupo particular puede llevar tres sustituyentes. En aún otro aspecto, el grupo particular puede llevar cuatro sustituyentes. En un aspecto adicional, el grupo particular puede llevar uno o dos sustituyentes. En todavía un aspecto adicional, el grupo particular puede no estar sustituido, o puede llevar uno o dos sustituyentes.
Como se usa en el presente documento, el término "alquilo" se refiere a radicales hidrocarburo saturados tanto de cadena tanto lineal como ramificada que tienen el número especificado de átomos de carbono. Las referencias a grupos alquilo individuales tales como "propilo" son específicas para la versión de cadena lineal solamente y las referencias a grupos alquilo de cadena ramificada individuales tales como "isopropilo" son específicas para la versión de cadena ramificada solamente. En un aspecto, "alquilo" puede ser "alquilo C1-4". En otro aspecto, "alquilo" y "alquilo C W pueden ser "alquilo C1-3". En otro aspecto, "alquilo", "alquilo C1-4" y "alquilo C1-3" pueden ser metilo. Una convención análoga se aplica a otros términos genéricos, por ejemplo "alquenilo" y "alquinilo".
"Cicloalquilo" es un anillo de alquilo monocíclico, saturado o parcialmente insaturado que contiene de 3 a 7 átomos de carbono. Los ejemplos ilustrativos de cicloalquilo incluyen ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo y cicloheptilo.
"Heterocicloalquilo" es un anillo monocíclico saturado o parcialmente saturado que contiene de 3 a 7 átomos del anillo, de los cuales 1,2, 3 o 4 átomos del anillo se escogen de nitrógeno, azufre u oxígeno, cuyo anillo puede estar enlazado a carbono o nitrógeno, en donde un grupo -CH2 - puede ser reemplazado opcionalmente por un -C(O)-; en donde un átomo de nitrógeno o azufre del anillo se oxida opcionalmente para formar el N-óxido o S-óxido (s) (es decir, sulfóxido y sulfona); en donde un anillo -NH está opcionalmente sustituido con acetilo, formilo, metilo o mesilo; y en el que un anillo está opcionalmente sustituido con uno o más halo. Ejemplos ilustrativos de "heterocicloalquilo de 5 o 6 miembros" incluyen, imidazolinilo, pirazolidinilo, piperazinilo, piperidinilo, pirrolidinilo, oxazinilo, morfolinilo, hexahidropirimidinilo y tiomorfolinilo.
Los valores adecuados para cualquier grupo R (R1 a R12) o cualquier parte o sustituyente para tales grupos incluyen:
para alquilo C1-4: metilo, etilo, propilo, isopropilo, butilo, 2-metilpropilo y tert-butilo;
para alquilo C1-6: Alquilo C1-4, pentilo, 2,2-dimetilpropilo, 3-metilbutilo y hexilo;
para cicloalquilo C3-7: ciclopropilo, ciclobutilo, ciclopentil ciclohexilo y cicloheptilo;
para halo o halógeno: fluoro, cloro, bromo y yodo;
para heterocicloalquilo: pirrolidinilo, piperidinilo, N-acetilpiperidinilo, N-metilpiperidinilo, N-formilpiperazinilo, N-mesilpiperazinilo, homopiperazinilo, piperazinilo, azetidinilo, oxetanilo, morfolinilo, piranilo, dihidro2H-piranilo, tetrahidrofuranilo, 2,5-dioximidazolidinilo, y 2,2-dimetil-1,3-dioxolanilo
Cabe señalar que los ejemplos dados para los términos utilizados en la descripción no son limitativos.
Como se usa en el presente documento, la expresión "cantidad efectiva" significa una cantidad de un compuesto o composición que es suficiente para modificar significativa y positivamente los síntomas y/o condiciones que se van a tratar (por ejemplo, proporcionar una respuesta clínica positiva). La cantidad efectiva de un ingrediente activo para usar en una composición farmacéutica variará con la condición particular que se esté tratando, la gravedad de la condición, la duración del tratamiento, la naturaleza de la terapia concurrente, el ingrediente (s) activo (s) particular (es) empleado (s), el (los) excipiente (s)/portador (es) farmacéuticamente aceptable (s) utilizado (s), y factores similares dentro del conocimiento y la experiencia del médico tratante.
En particular, una cantidad efectiva de un compuesto de Fórmula (I) para uso en el tratamiento del cáncer es una cantidad suficiente para aliviar sintomáticamente en un animal de sangre caliente tal como el hombre, los síntomas del cáncer y las enfermedades mieloproliferativas, para retardar la progresión. de cáncer y enfermedades mieloproliferativas, o para reducir en pacientes con síntomas de cáncer y enfermedades mieloproliferativas, el riesgo de empeorar.
Como se usa en este documento, la expresión "grupo saliente" pretende referirse a grupos fácilmente desplazables por un nucleófilo tal como un nucleófilo de amina y un nucleófilo de alcohol, o un nucleófilo de tiol. Ejemplos de grupos
salientes adecuados incluyen halo, tal como cloro y bromo, y grupo sulfoniloxi, tal como metanosulfoniloxi y tolueno-4-sulfoniloxi.
Como se usa en el presente documento, el término "farmacéuticamente aceptable" se refiere a aquellos compuestos, materiales, composiciones y/o formas de dosificación que son, dentro del alcance del buen juicio médico, adecuados para su uso en contacto con los tejidos de seres humanos y animales sin excesos toxicidad, irritación, respuesta alérgica u otro problema o complicación, proporcional a una relación razonable de riesgo/beneficio.
Como se usa en el presente documento, el término "grupo protector" pretende referirse a aquellos grupos utilizados para evitar que los grupos reactivos seleccionados (tales como los grupos carboxi, amino, hidroxi y mercapto) sufran reacciones no deseadas.
Ejemplos ilustrativos de grupos protectores adecuados para un grupo hidroxi incluyen, pero no se limitan a grupos acilo; grupos alcanoilo tales como acetilo; grupos aroilo, tales como benzoilo; grupos sililo, tales como trimetilsililo; y grupos arilmetilo, tales como bencilo. Las condiciones de desprotección para los grupos protectores de hidroxi anteriores variarán necesariamente con la selección del grupo protector. Así, por ejemplo, un grupo acilo tal como un grupo alcanoilo o un grupo aroilo puede eliminarse, por ejemplo, mediante hidrólisis con una base adecuada tal como un hidróxido de metal alcalino, por ejemplo hidróxido de litio o sodio. Alternativamente, un grupo sililo tal como trimetilsililo puede eliminarse, por ejemplo, mediante fluoruro o mediante ácido acuoso; o un grupo arilmetilo tal como un grupo bencilo puede eliminarse, por ejemplo, mediante hidrogenación en presencia de un catalizador tal como paladio sobre carbono.
Ejemplos ilustrativos de grupos protectores adecuados para un grupo amino incluyen, pero no están limitados a, grupos acilo; grupos alcanoilo tales como acetilo; grupos alcoxicarbonilo, tales como metoxicarbonilo, etoxicarbonilo y t-butoxicarbonilo; grupos arilmetoxicarbonilo, tales como benciloxicarbonilo; y grupos aroilo, tales como benzoilo. Las condiciones de desprotección para los grupos protectores de amino anteriores varían necesariamente con la selección del grupo protector. Así, por ejemplo, un grupo acilo tal como un grupo alcanoilo o alcoxicarbonilo o un grupo aroilo puede eliminarse, por ejemplo, mediante hidrólisis con una base adecuada tal como un hidróxido de metal alcalino, por ejemplo hidróxido de litio o sodio. Alternativamente, un grupo acilo tal como un grupo t-butoxicarbonilo puede eliminarse, por ejemplo, mediante tratamiento con un ácido adecuado como ácido clorhídrico, sulfúrico, fosfórico o trifluoroacético y se puede eliminar un grupo arilmetoxicarbonilo tal como un grupo benciloxicarbonilo, por ejemplo, mediante hidrogenación sobre un catalizador tal como paladio sobre carbono, o mediante tratamiento con un ácido de Lewis, por ejemplo tricloruro de boro. Un grupo protector alternativo adecuado para un grupo amino primario es, por ejemplo, un grupo ftaloilo, que puede eliminarse mediante tratamiento con una alquilamina, por ejemplo dimetilaminopropilamina o 2-hidroxietilamina, o con hidrazina.
Los grupos protectores pueden eliminarse en cualquier etapa conveniente de la síntesis utilizando técnicas convencionales bien conocidas en la técnica química, o pueden eliminarse durante una etapa posterior de reacción o manipulación.
Con referencia al sustituyente "R" con fines ilustrativos, las siguientes definiciones de sustituyentes se refieren a la estructura indicada:

Dentro de la presente invención, debe entenderse que un compuesto de fórmula (I) o una sal del mismo puede exhibir el fenómeno del tautomerismo y que los dibujos de las fórmulas dentro de esta memoria descriptiva pueden representar solo una de las posibles formas tautoméricas. Debe entenderse que la invención abarca cualquier forma tautomérica que tenga actividad inhibidora de CDK9 y no debe limitarse simplemente a ninguna forma tautomérica utilizada en los dibujos de las fórmulas.
También debe entenderse que ciertos compuestos de fórmula (I) y sus sales pueden existir en formas solvatadas y no solvatadas, tales como, por ejemplo, formas hidratadas. Debe entenderse que la invención abarca todas las formas solvatadas de este tipo que tienen actividad inhibidora de CDK9.
Los compuestos de fórmula (I) también pueden proporcionarse como ésteres hidrolizables in vivo. Un éster hidrolizable in vivo de un compuesto de fórmula (I) que contiene un grupo carboxi o hidroxi es, por ejemplo, un éster farmacéuticamente aceptable que se escinde en el cuerpo humano o animal para producir el ácido o alcohol progenitor.
Tales ésteres pueden identificarse administrando, por ejemplo, por vía intravenosa a un animal de prueba, el compuesto bajo prueba y posteriormente examinando el fluido corporal del animal de prueba.
Los ésteres farmacéuticamente aceptables adecuados para carboxi incluyen ésteres de alcoximetilo C1-6, por ejemplo, metoximetilo, ésteres de alcanoiloximetilo C1-6, por ejemplo, ésteres de pivaloximetilo, ésteres de ftalidilo, ésteres de cicloalkcarboniloxi C3-8 alquilo C1-6 por ejemplo 1-ciclohexilcarboniloxietilo, ésteres de (1,3-dioxolen-2-on)ilmetilo por ejemplo (5-metil-1,3-dioxolen-2-on)lmetilo, y ésteres de alcocicarboniloxietilo por ejemplo 1-metoxicarboniloxietilo; y puede formarse en cualquier grupo carboxi en los compuestos de esta invención.
Los ésteres farmacéuticamente aceptables adecuados para hidroxi incluyen ésteres inorgánicos tales como ésteres de fosfato (incluidos los ésteres cíclicos fosforamídicos) y a-aciloxialquil éteres y compuestos relacionados que, como resultado de la hidrólisis in vivo de la ruptura del éster, para dar los grupos hidroxi originales. Ejemplos de a-aciloxialquil éteres incluyen acetoximetoxi y 2,2-dimetilpropioniloximetoxi. Una selección de grupos formadores de ésteres hidrolizables in vivo para hidroxi incluye alcanoilo C1-10, por ejemplo acetilo, benzoilo, fenilacetilo, benzoilo sustituido y fenilacetilo; alcoxicarbonilo C1-10 (para dar ésteres de carbonato de alquilo), por ejemplo etoxicarbonilo; dialquilcarbamoilo C1-4 y N-(di- alquilaminoetilo C1-4)-N- alquilcarbamoilo C1-4 (para dar carbamatos); dialquilaminoacetilo C1-4 y carboxiacetilo. Ejemplos de sustituyentes de anillo en fenilacetilo y benzoilo incluyen aminometilo, alquilaminometilo C1-4 y di-(alquil C1-4)aminometilo, y morfolino o piperazino enlazados desde un átomo de nitrógeno del anillo a través de un grupo de enlace metileno a la posición 3 o 4 del anillo de benzoilo. Otros ésteres hidrolizables in vivo interesantes incluyen, por ejemplo, RAC(O)Oalquilo C1-6-CO-, en donde RA es, por ejemplo, benciloxi-alquilo C1-4, o fenilo. Los sustituyentes adecuados en un grupo fenilo en tales ésteres incluyen, por ejemplo, alquilpiperazino-alquilo C1-4, piperazino-alquilo C1-4 y morfolino-alquilo C1-4.
Los compuestos de Fórmula (I) pueden formar sales de ácidos o bases farmacéuticamente aceptables estables, y en tales casos la administración de un compuesto como una sal puede ser apropiada. Ejemplos de sales de adición de ácido se incluyen acetato, adipato, ascorbato, benzoato, bencenosulfonato, bicarbonato, bisulfato, butirato, alcanforato, canforsulfonato, colina, citrato, ciclohexil sulfamato, dietilendiamina, etanosulfonato, fumarato, glutamato, glicolat, hemisulfato, 2-hidroxietilsulfonato, heptanoato, hexanoato, hidrocloruro, hidrobromuro, hidroyoduro, hidroximaleato, lactato, malato, maleato, metanosulfonato, meglumina, 2-naftalensulfonato, nitrato, oxalato, pamoato, persulfato, fenilacetato, fosfato, difosfato, picrato, pivalato, propionato, quinato, salicilato, estearato, succinato, sulfamato, sulfanilato, sulfato, tartrato, tosilato (p-toluenosulfonato), trifluoroacetato y undecanoato. Ejemplos de sales de bases incluyen sales de amonio; sales de metales alcalinos tales como sales de sodio, litio y potasio; sales de metales alcalinotérreos tales como sales de aluminio, calcio y magnesio; sales con bases orgánicas tales como sales de diciclohexilamina y N-metil-D-glucamina; y sales con aminoácidos tales como arginina, lisina, ornitina, etc. Además, los grupos que contienen nitrógeno básico pueden cuaternizarse con agentes tales como: haluros de alquilo inferior, tales como haluros de metilo, etilo, propilo y butilo; sulfatos de dialquilo tales como dimetilo, dietilo, dibutilo; sulfatos de diamilo; haluros de cadena larga tales como haluros de decilo, laurilo, miristilo y estearilo; haluros de arilalquilo tales como bromuro de bencilo y otros. Se prefieren las sales fisiológicamente aceptables no tóxicas, aunque otras sales pueden ser útiles, tales como para aislar o purificar el producto.
Las sales pueden formarse por medios convencionales, tal como haciendo reaccionar la forma de base libre del producto con uno o más equivalentes del ácido apropiado en un disolvente o medio en el que la sal es insoluble, o en un disolvente tal como el agua, que se elimina al vacío o por secado por congelación o intercambiando los aniones de una sal existente por otro anión en una resina de intercambio iónico adecuada.
Los compuestos de Fórmula (I) tienen centros quirales, y por lo tanto existen como estereoisómeros. Debe entenderse que la invención abarca todos estos estereoisómeros, incluidos los enantiómeros y los diastereoisómeros. En la medida en que los compuestos de Fórmula (I) pueden existir en formas ópticamente activas o racémicas, la invención incluye en su definición cualquier forma ópticamente activa o racémica que posea la actividad mencionada anteriormente. La presente invención abarca todos los estereoisómeros que tienen actividad como se define en el presente documento.
La síntesis de formas ópticamente activas puede llevarse a cabo mediante técnicas estándar de química orgánica bien conocidas en la técnica, por ejemplo mediante síntesis a partir de materiales de partida ópticamente activos o mediante resolución de una forma racémica. Los racematos se pueden separar en enantiómeros individuales utilizando procedimientos conocidos (véase, por ejemplo, Advanced Organic Chemistry: 3rd Edition: author J March, p104-107). Un procedimiento adecuado implica la formación de derivados diastereoméricos por reacción del material racémico con un auxiliar quiral, seguido de la separación, por ejemplo, por cromatografía, de los diastereoisómeros y luego la escisión de las especies auxiliares. De manera similar, la actividad mencionada anteriormente se puede evaluar utilizando las técnicas de laboratorio estándar que se mencionan de aquí en adelante.
Por lo tanto, a lo largo de la memoria descriptiva, cuando se hace referencia al compuesto de Fórmula (I), debe entenderse que el término compuesto incluye estereoisómeros, mezclas de estereoisómeros y polimorfos que inhiben la actividad de CDK9 en un humano o animal.
Los estereoisómeros se pueden separar utilizando técnicas convencionales, por ejemplo cromatografía o cristalización fraccionada. Los enantiómeros se pueden aislar mediante la separación de un racemato, por ejemplo, mediante
cristalización fraccionada, resolución o HPLC. Los diastereoisómeros se pueden aislar por separación en virtud de las diferentes propiedades físicas de los diastereoisómeros, por ejemplo, por cristalización fraccionada, HPLC o cromatografía instantánea. Alternativamente, pueden prepararse estereoisómeros particulares mediante síntesis quiral a partir de materiales de partida quirales bajo condiciones que no causarán racemización o epimerización, o por derivatización, con un reactivo quiral.
Cuando se proporciona un estereoisómero específico (ya sea por separación, por síntesis quiral o por otros métodos), se proporciona favorablemente aislado sustancialmente de otros estereoisómeros del mismo compuesto. En un aspecto, una mezcla que contiene un estereoisómero particular de un compuesto de Fórmula (I) puede contener menos del 30%, particularmente menos del 20%, y más particularmente menos del 10% en peso de otros estereoisómeros del mismo compuesto. En otro aspecto, una mezcla que contiene un estereoisómero particular de un compuesto de Fórmula (I) puede contener menos del 6%, particularmente menos del 3%, y más particularmente menos del 2% en peso de otro (s) estereoisómero (s) del compuesto. En otro aspecto, una mezcla que contiene un estereoisómero particular de un compuesto de Fórmula (I) puede contener menos del 1%, particularmente menos del 0.5%, y más particularmente menos del 0.3%, y aún más particularmente menos del 0.1% en peso de otros estereoisómeros del compuesto. Cuando no se determina la configuración absoluta de los estereoisómeros aislados, los estereoisómeros se pueden diferenciar por un método de preparación o separación. Por ejemplo, los estereoisómeros aislados pueden diferenciarse por su tiempo de elución y denotarse, por ejemplo, isómero 1, isómero 2, etc.
De acuerdo con la presente invención, los compuestos de la invención se producen en varias formas estructuralmente diferentes. Es un objeto de la presente invención proporcionar formas de cristal sustancialmente puras en algunos aspectos de la invención.
Algunas formas estructurales de la invención pueden proporcionar ventajas. Por ejemplo, algunas formas de compuestos de la invención pueden ser más fáciles de manejar y almacenar. Otras formas del compuesto de la invención pueden ser más fáciles de caracterizar porque existe en un estado bien definido. Adicionalmente, el compuesto de la invención puede ser más fácil de sintetizar de una manera reproducible y, por lo tanto, más fácil de manejar en una producción a gran escala.
Cuando se proporciona una forma polimórfica específica, se proporciona favorablemente aislada sustancialmente de otras formas polimórficas del mismo compuesto. En un aspecto, una mezcla que contiene una forma polimórfica particular de un compuesto de Fórmula (I) puede contener menos del 30%, particularmente menos del 20%, y más particularmente menos del 10% en peso de otras formas polimórficas del mismo compuesto. En otro aspecto, una mezcla que contiene una forma polimórfica particular de un compuesto de Fórmula (I) puede contener menos del 6%, particularmente menos del 3%, y más particularmente menos del 2% en peso de otras formas polimórficas del compuesto. En otro aspecto, una mezcla que contiene una forma polimórfica particular de un compuesto de Fórmula (I) puede contener menos del 1%, particularmente menos del 0.5%, y más particularmente menos del 0.3%, y aún más particularmente menos del 0.1% en peso de otras formas polimórficas del compuesto.
Los compuestos de la invención pueden caracterizarse por las posiciones e intensidades de los picos principales en el difractograma de rayos X en polvo, pero también pueden caracterizarse por espectroscopia FT-IR convencional. Se pueden usar para distinguir una forma cristalina de otras formas cristalinas del compuesto. Los compuestos de la invención se caracterizan por ser altamente cristalinos, es decir, que tienen una cristalinidad más alta que otras formas. Con la expresión "cualquier otra forma" se entiende los anhidratos, hidratos, solvatos y polimorfos o formas amorfas de los mismos divulgados en la técnica anterior. Ejemplos de cualquier otra forma de compuestos incluyen, pero no se limitan a, anhidratos, monohidratos, dihidratos, sesquihidratos, trihidratos, alcoholatos, tales como metanolatos y etanolatos, y polimorfos o formas amorfas de los mismos.
El compuesto de la invención también se puede caracterizar por su célula unitaria. El compuesto de la invención preparado de acuerdo con la presente invención puede analizarse por XRPD, una técnica que se conoce per se.
La cantidad de agua en el compuesto se puede determinar por análisis termogravimétrico, una técnica que se conoce per se.
Realizaciones adicionales de la invención son las siguientes. Estas realizaciones adicionales se refieren a compuestos de Fórmula (I) y sales farmacéuticamente aceptables de los mismos. Tales sustituyentes específicos pueden usarse, cuando sea apropiado, con cualquiera de las definiciones, reivindicaciones o realizaciones definidas aquí anteriormente o en lo sucesivo.
A
En un aspecto, A es C(R5).
R5
En un aspecto de la presente invención R5 es halógeno.
En un aspecto de la presente invención R5 es cloro.
En un aspecto de la presente invención R5 es fluoro.
En un aspecto de la presente invención R5 es ciano.
R2
En un aspecto R2 es cicloalquilo de 3-7 miembros.
En otro aspecto R2 es cicloalquilo de 3-7 miembros sustituido con NHCOR10 o R10.
En otro aspecto R2 es ciclohexilo sustituido con NHCOR10.
En otro aspecto R2 es ciclopropilo sustituido con R10.
En otro aspecto R2 es heterocicloalquilo de 3-7 miembros.
En otro aspecto R2 es heterocicloalquilo de 3-7 miembros sustituido con NHCOR10.
En otro aspecto R2 es piperidinilo.
En otro aspecto R2 es ciclobutilo.
En otro aspecto R2 es ciclobutilo sustituido con R10
R4
En un aspecto R4 es

En otro aspecto R4 es

J
En un aspecto J es C(R11) y R11 es H.
X y Y
En un aspecto X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros. En un aspecto X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros que contiene un heteroátomo adicional que es oxígeno.
En un aspecto X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros que contiene un heteroátomo adicional que es nitrógeno.
En un aspecto X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros en el que un CH2 es sustituido con dos grupos metilo.
En un aspecto X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 5 miembros. En un aspecto X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 5 miembros en el que un CH2 está sustituido con dos grupos metilo.
En un aspecto X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 7 miembros. En un aspecto X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 7 miembros en el que un CH2 está sustituido con dos grupos metilo.
En un aspecto
A es C(R5);
R2 es cicloalquilo de 3-7 miembros;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros. En un aspecto
A es C(R5);
R5 es halógeno;
R2 es cicloalquilo de 3-7 miembros;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es cicloalquilo de 3-7 miembros;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo ;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R4 es
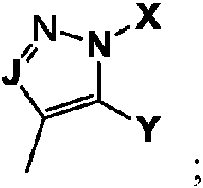
y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es C1-6 alquilo;
R4 es

J es C(R11) y R11 es H;
y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 6 miembros. En un aspecto
A es C(R5);
R2 es cicloalquilo de 3-7 miembros;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 5 miembros. A es C(R5);
R5 es halógeno;
R2 es ciclohexilo;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 5 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 5 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 5 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es C1-6 alquilo;
R4 es

J es C(R11) y R11 es H;
y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 5 miembros.
En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es Ci-6 alquilo;
R4 es

J es C(R11) y R11 es H
y
X e Y junto con los átomos a los que están unidos forman un anillo de piperidinilo.
En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es C1-6 alquilo;
R4 es

J es C(R11) y R11 es H
y
X e Y junto con los átomos a los que están unidos forman un anillo de piperidinilo donde un anillo de carbono puede estar sustituido con uno o dos sustituyentes R10
En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es C1-6 alquilo;
R4 es

J es C(R5) y R5 es H
y
X ae Y junto con los átomos a los que están unidos forman un anillo piperazinilo.
En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es Ci-6 alquilo;
R4 es

J es C(R5) y R5 es H
y
X e Y junto con los átomos a los que están unidos forman un anillo de morfolinilo.
En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es C1-6 alquilo;
R4 es

J es C(R5) y R5 es H
y
X e Y junto con los átomos a los que están unidos forman un pirrolidinilo en el que un CH2 está sustituido con dos grupos metilo.
A es C(R5);
R2 es cicloalquilo de 3-7 miembros;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 7 miembros.
En un aspecto
A es C(R5);
R5 es halógeno;
R2 es cicloalquilo de 3-7 miembros;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 7 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es cicloalquilo de 3-7 miembros;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 7 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo ;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 7 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R4 es

y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 7 miembros. En un aspecto
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es Ci-6 alquilo;
R4 es

J es C(R11) y R11 es H;
y
X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 7 miembros.
En otro aspecto de la invención se proporciona un compuesto seleccionado de:
(R)-W-(5-cloro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridin-3-il)piridin-2-il)piperidin-3-carboxamida;
(1S,3R)-3-acetamido-W-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida; (1S,3R)-3-acetamido-W-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida;
Cis-W-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)-3-hidroxiciclobutanocarboxamida;
(R)-W-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)piperidin-3-carboxamida;
cis-3-hidroxi-W-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutanocarboxamida ;
(1S,3R)-3-acetamido-W-(5-cloro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida; (1S,3R)-3-acetamido-W-(5-cloro-4-(6,7-dihidro5H-pirazolo[5,1-b][1,3]oxazin-3-il)piridin-2-il)ciclohexanocarboxamida;(1R,3S)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida;
(1S,3R)-3-acetamido-W-(5-cloro-4-(5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida;
(1S,3R)-3-acetamido-W-(5-cloro-4-(6,7-dihidro4H-pirazolo[5,1-c][1,4]oxazin-3-il)piridin-2-il)ciclohexanocarboxamida; (1S,3R)-3-acetamido-W-(5-cloro-4-(6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)piridin-2-il)ciclohexanocarboxamida; (1S,3R)-3-acetamido-W-(5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]pyrazin-3-il)piridin-2-il)ciclohexanocarboxamida;
(1S,3R)-3-acetamido-W-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida;
(1S,3R)-3-acetamido-W-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pirimidin-3-il)piridin-2-il)ciclohexanocarboxamida; (1S,3R)-3-acetamido-W-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida; (1S,3R)-W-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida;
W-((1R,3S)-3-((4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclohexil)oxetano-3-carboxamida;
W-((1R,3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclohexil)oxetano-3-carboxamida;
(1S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-((S)-2-hidroxipropanamido)ciclohexanocarboxamida;
(1S,3R)-W-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida;
(1S,3R)-3-acetam¡do-N-(5-doro-4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)p¡r¡d¡n-2-il)ciclohexanocarboxamida;
(R) -W-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-3-carboxam¡da;
(S) -W-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-3-carboxam¡da;
(1S,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡mdo[1,2-b]p¡razol-3-¡l)-5-fluoropmd¡n-2-¡l)c¡clohexanocarboxam¡da;
ds-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡mdo[1,2-b]p¡razol-3-¡l)p¡nd¡n-2-¡l)-3-h¡drox¡ddobutanocarboxam¡da;
ds-W-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡mdo[1,2-b]p¡razol-3-¡l)pmd¡n-2-¡l)-3-h¡drox¡ddobutanocarboxam¡da; (1S,3R)-3-acetam¡do-N-(6-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡m¡d¡n-4-¡l)c¡clohexanocarboxam¡da; trans-3-h¡drox¡-W-(6-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)pmm¡dm-4-¡l)ddobutanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(6-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡mdo[1,2-b]p¡razol-3-¡l)pmm¡d¡n-4-¡l)ddohexanocarboxam¡da; (1S,3R)-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)-3-(2-c¡anoacetam¡do)c¡clohexanocarboxam¡da;
tert-butil ((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)carbamo¡l)c¡clohex¡l)carbamato; (1S,3R)-3-am¡no-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmdm-3-¡l)pmdm-2-¡l)ddohexanocarboxam¡da;
(1S,3R)-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)-3-(1-h¡drox¡ddopropanocarboxam¡do)ddohexanocarboxam¡da;
(R) -W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-3-carboxam¡da;
W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmdm-3-¡l)pmd¡n-2-¡l)carbamo¡l)ddohex¡l)-3-met¡loxetano-3-carboxam¡da;
(S) -W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-2-carboxam¡da;
(R) -W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-2-carboxam¡da;
(1S,3R)-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)-3-((S)-2-h¡drox¡propanam¡do)c¡clohexanocarboxam¡da;
(S) -W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡nd¡n-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-3-carboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-c¡ano-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(5-met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(5-met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
(1R,3S)-3-acetam¡do-W-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)pmdm-2-¡l)ddohexanocarboxam¡da; (S)-W-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-2-carboxam¡da;
(R)-W-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-2-carboxam¡da;
(1S,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-met¡lp¡nd¡n-2-il)ciclohexanocarboxamida;
(1S,3R)-3-acetam¡do-N-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clopentanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-doro-4-(4,5,6,7-tetrah¡dro[1,2,3]tr¡azolo[1,5-a]p¡ndm-3-¡l)p¡ndm-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)-5-fluorop¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)-5-fluorop¡ndm-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-am¡no-W-(4-(5,5-d¡met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)-5-fluorop¡nd¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-W-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)-3-(3-h¡drox¡propanam¡do)c¡clohexanocarboxam¡da;
(1S,3R)-W-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)-3-(ds-3-h¡drox¡c¡clobutanocarboxam¡do)c¡clohexanocarboxam¡da
(1S,3R)-3-am¡no-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡r¡dm-2-¡l)ddohexano-1-carboxam¡da;
(1S,3R)-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡ndm-2-¡l)-3-(1-h¡drox¡c¡clopropanocarboxam¡do)c¡clohexanocarboxam¡da;
(1S,3R)-W-(5-doro-4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)p¡r¡d¡n-2-¡l)-3-(1 -h¡drox¡c¡clopropanocarboxam¡do)c¡clohexanocarboxam¡da;
W-((1R,3S)-3-((5-doro-4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)p¡r¡d¡n-2-¡l)carbamo¡l)ddohex¡l)oxetano-3-carboxam¡da;
c¡s-W-(5-doro-4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)pmdm-2-¡l)-3-h¡drox¡ddobutanocarboxam¡da; Isómero 1 de trans-3-acetam¡do-W-(5-doro-4-(5 ,5-d¡met¡l-5 ,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de trans-3-acetam¡do-W-(5-doro-4-(5 ,5-d¡met¡l-5 ,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de trans-3-acetam¡do-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de trans-3-acetam¡do-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-fluoro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)p¡ndm-2-¡l)ddohexanocarboxam¡da; Isómero 1 de (1S,3R)-3-acetam¡do-N-(5-doro-4-(5-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-N-(5-doro-4-(5-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-doro-4-(5,6,7,8-tetrah¡dro4H-p¡razolo[1,5-a]azep¡n-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmdm-3-¡l)pmd¡n-2-¡l)carbamo¡l)ddohex¡l)oxetano-3-carboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(6-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmdm-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(6-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmdm-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-N-(5-cloro-4-(6-metox¡-4,5,6,7-tetrah¡drop¡razolo[1 ,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-il)ciclohexanocarboxamida;
Isómero 2 de (1S,3R)-3-acetam¡do-N-(5-cloro-4-(6-metox¡-4,5,6,7-tetrah¡drop¡razolo[1 ,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-N-(5-cloro-4-(5-metox¡-4,5,6,7-tetrah¡drop¡razolo[1 ,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-N-(5-cloro-4-(5-metox¡-4,5,6,7-tetrah¡drop¡razolo[1 ,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-fluoro-4-(5,6,7,8-tetrah¡dro4H-p¡razolo[1,5-a]azep¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-met¡lp¡r¡d¡n-2-¡l)-3-(2-h¡drox¡acetam¡do)c¡clohexanocarboxam¡da;
W-((1R,3S)-3-((4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-met¡lp¡r¡d¡n-2-¡l)carbamo¡l)c¡clohex¡l)oxetano-3-carboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-met¡l-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡nd¡n-2-¡l)c¡clohexanocarboxam¡da; (1S,3R)-3-acetam¡do-W-(5-cloro-4-(7-h¡drox¡-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-cloro-4-(5-(4-h¡drox¡but¡l)-1H-p¡razol-4-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-W-(5-cloro-4-(4-h¡drox¡-5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-W-(5-cloro-4-(4-h¡drox¡-5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1R,3S)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-doro-4-(5-(3-h¡drox¡-2,2-d¡met¡lprop¡l)-1H-p¡razol-4-¡l)p¡r¡d¡n-2-¡l)c¡clohexano-1-carboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-cloro-4-(6-h¡drox¡-5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexano-1-carboxam¡da;
(1R,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡r¡d¡n-2-¡l)c¡clohexano-1-carboxam¡da; y
(1S,3S)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡r¡d¡n-2-¡l)c¡clohexano-1-carboxam¡da.
Los compuestos de Fórmula (I) son út¡les por su capac¡dad para ¡nh¡b¡r la act¡v¡dad de CDK9. Los compuestos tamb¡én son út¡les para el tratam¡ento del cáncer en un pac¡ente. De acuerdo con los aspectos de la ¡nvenc¡ón, los compuestos de Fórmula I, o una de sus sales farmacéut¡camente aceptables, pueden adm¡n¡strarse a un pac¡ente que padezca un cáncer, tales como mal¡gn¡dades hematológ¡cas que ¡ncluyen leucem¡a m¡elo¡de aguda, m¡eloma múlt¡ple, leucem¡a l¡nfocít¡ca crón¡ca, l¡nfoma d¡fuso de células B grandes, l¡nfoma de Burk¡tt, l¡nfoma fol¡cular y tumores sól¡dos, tales como cáncer de mama, cáncer de pulmón, neuroblastoma y cáncer de colon.
Se ha demostrado que los compuestos de Fórmula (I) ¡nh¡ben la act¡v¡dad de CDK9 como se demuestra med¡ante un ensayo basado en la descr¡pc¡ón del ensayo a cont¡nuac¡ón. Aunque las prop¡edades farmacológ¡cas de los compuestos de Fórmula (I) pueden var¡ar con el camb¡o estructural, los compuestos típ¡cos de Fórmula (I) poseen act¡v¡dad ¡nh¡b¡dora de CDK9 a concentrac¡ones de IC50 (concentrac¡ones para lograr una ¡nh¡b¡c¡ón del 50%) o dos¡s a un n¡vel por debajo de 10 pM.
Ensayo de qu¡nasa CDK9
Una concentración de TP en Km.
La act¡v¡dad de CDK9 se determ¡nó ¡n v¡tro ut¡l¡zando un ensayo de desplazamiento de mov¡l¡dad en un lector Cal¡per LC3000 (Cal¡per/Perk¡nElmer), que m¡de la fluorescenc¡a de un sustrato peptíd¡co fluorescente fosfor¡lado y no fosfor¡lado y calcula un valor rat¡ométr¡co para determ¡nar el porcentaje de recamb¡o. Se determ¡nó la fosfor¡lac¡ón del pépt¡do en presenc¡a y ausenc¡a del compuesto de ¡nterés. Mezcla de enz¡ma/sustrato/tr¡fosfato de adenos¡na (ATP)
(CDK9/CycT1 3 nM, ATP 6 |jM, sustrato peptídico CDK9 1.5 jM (FITC-X-GSRTPMY-NH2 (X: ácido aminocaproico épsMon)), HEPES 50 mM (pH 7.2) ), Ditiotreitol 1 mM, Tween 20 al 0.01%, 50 jg/m l de albúmina de suero bovino (concentración final del ensayo) (5 j l ) se preincubaron con 2 j l de compuesto durante 15 minutos a 25 °C. Las reacciones se iniciaron con 5 j l de MgCb 24 mM (concentración final del ensayo 10 mM) en un regulador (HEPES 50 mM (pH 7,2), ditiotreitol 1 mM, tween 20 al 0.01%, albúmina de suero bovino 50 jg/ml, (concentración final del ensayo) y se incubaron a 25 °C durante 90 minutos y se detuvieron las reacciones mediante la adición de 5 j l de la mezcla Stop que consistía en HEPES 65 mM (pH 7.2), EDTA 35.5 mM, Reactivo de Coatin al 0.227% (Caliper/PerkinElmer) y 0.003 % Tween. El sustrato fosforilado y no fosforilado se detectó con un lector Caliper LC3000 (Caliper/PerkinElmer) en presencia de un regulador de separación que consiste en HEPES 100 mM (pH 7.2), EDTA 15.8 mM, 0.1% de reactivo de capa 3 (Calibre/PerkinElmer), 0.015% de Brij-35, 5% de DMSO y 5,6 mM de MgCb. La enzima CDK9 se adquirió de Carna Biosciences (número de catálogo 04-110), el sustrato del péptido CDK9 se adquirió de Intonation (Boston, MA; hecho a medida).
Los valores de IC50 se calcularon utilizando métodos de ajuste de curva estándar, definiendo la señal máxima como la rotación de la reacción inhibida a EDTA a 83.3 mM y definiendo la señal mínima como la rotación de la reacción a DMSO al 0.83%.
Alta concentración de ATP
Los ensayos de ATP alto se realizaron de la misma manera con las siguientes modificaciones: la concentración final del ensayo de CDK9 fue 1.5 nM y la concentración final del ensayo de ATP fue 5 mM.
Ensayo MCF7 pSer2 RNAPII MOA
Este es un ensayo de inmunofluorescencia para determinar el efecto de los inhibidores de CDK9 en la fosforilación de la ARN polimerasa II (RNAPII) en el sitio Ser2 en la línea celular de cáncer de mama, MCF7. El primer día, se sembraron 2500 células MCF7/pozo en 30 j l de medio de crecimiento (RPMI 10% FBS 1% L-Glu P/S) en placas de fondo claro de pared negra de 384 pozos, se incuban las placas durante la noche en Incubadora a 37 °C. En el segundo día, las células se trataron con inhibidores de CDK9 (respuesta de dosis de 7 puntos que oscila entre 3 jM y 0.004 jM ) utilizando un manipulador de líquidos ECHO (Labcyte). Después de un tratamiento de 6 horas en incubadora a 37 °C, las células se fijaron con 30 jl/pozo de paraformaldehído al 7.4% durante 15 minutos a temperatura ambiente; Las células se lavaron dos veces con PBS, luego se permeabilizaron con Triton X/PBS al 0.3% durante 5 minutos a temperatura ambiente. Después de lavar las células con PBS, las células se incubaron con 1:2000 de anticuerpo diluido de anti-Ser2 Phospho-RNA pol II (Covance MMS-129R) en FBS al 3%/PBST al 0.1% durante la noche a 4 °C. Al día siguiente, las células se lavaron dos veces con 0.1% de PBST, luego se incubaron con anticuerpo de cabra-antiratón Alexa Fluor 488 diluido 1:1000 (Life Technologies A-11001) y DAPI diluido 1:4000 a temperatura ambiente en la oscuridad. Después de una hora de incubación, las células se lavaron dos veces con 0.1% de PBST y una vez con PBS. Las placas se sellaron y leyeron en un citómetro de microplaca Acumen eX3 (TTP Labtech) para evaluar el nivel de fosforilación en cada pozo. Los valores de IC50 se calcularon utilizando el software de análisis GeneData (control DMSO como máximo y control Dinaciclib de 11 jM como mínimo).
Ensayo de actividad de caspasa MV411
Este es un ensayo celular para medir la inducción de la actividad de la caspasa en la línea celular de la leucemia mieloide aguda, MV411 después de un tratamiento de 6 horas con inhibidores de CDK9. El primer día, se sembraron 3000 células MV411/pozo en 50 j l de medio de crecimiento (IMDM 10% FBS 2% L-Glu P/S) en placas blancas de 384 pozos, se incuban las placas en una incubadora a 37 °C durante la noche. En el segundo día, las células se trataron con inhibidores de CDK9 por ECHO (respuesta de dosis de 10 puntos desde 31.5 jM hasta 0.001 jM). Después de 6 horas de incubación en una incubadora a 37 °C, se agregaron a cada pozo 25 j l de reactivo Caspase-Glo 3/7 (Promega) por pozo, y las placas se incubaron a temperatura ambiente durante 30 minutos en la oscuridad. Las placas se leyeron en un lector de microplacas Infinite M200 (Tecan) con un tiempo de integración de 100 ms. Los valores de EC50 se calcularon utilizando el software de análisis GeneData (control DMSO como Min y control de Dinaciclib 11 jM como Max).
La tabla I proporciona datos para los ensayos.
Tabla I


En un aspecto, se proporciona un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo, para uso como un medicamento.
En otro aspecto, se proporciona el uso de un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo, en la fabricación de un medicamento para el tratamiento o profilaxis de al menos una de: malignidades hematológicas tales como leucemia mieloide aguda, mieloma múltiple, leucemia linfocítica crónica, linfoma difuso de células B grandes, linfoma de Burkitt, linfoma folicular y tumores sólidos tales como el cáncer de mama, cáncer de pulmón, neuroblastoma y cáncer de colon.
En otro aspecto, se proporciona el uso de un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo, en la fabricación de un medicamento para el tratamiento del cáncer.
En otro aspecto, se proporciona el uso de un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo, en la fabricación de un medicamento para la producción de un efecto antiproliferativo y/o pro-apoptótico en un animal de sangre tal como el hombre.
En otro aspecto, se proporciona el uso de un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo, en la fabricación de un medicamento para la producción de un efecto inhibidor de CDK9 en un animal de sangre caliente tal como el hombre.
En otro aspecto, se proporciona un método para el tratamiento o la profilaxis de al menos una de las malignidades hematológicas tales como leucemia mieloide aguda, mieloma múltiple, leucemia linfocítica crónica, linfoma difuso de células B grandes, linfoma de Burkitt, linfoma folicular y tumores sólidos tales como cáncer de mama, cáncer de pulmón, neuroblastoma y cáncer de colon.
En otro aspecto, se proporciona un método para producir un efecto antiproliferativo y/o pro-apoptótico en un animal de sangre caliente tal como el hombre, comprendiendo dicho método administrar a dicho animal una cantidad efectiva de un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo.
En otro aspecto, se proporciona un método para producir un efecto inhibidor de CDK9 en un animal de sangre caliente tal como el hombre, comprendiendo dicho método administrar a dicho animal una cantidad efectiva de un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo.
En otro aspecto, se proporciona un método para tratar el cáncer en un animal de sangre caliente tal como el hombre, comprendiendo dicho método administrar a dicho animal una cantidad efectiva de un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo.
En otro aspecto, se proporciona un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo, para uso en el tratamiento de al menos una de: malignidades hematológicas tales como leucemia mieloide aguda, mieloma múltiple, leucemia linfocítica crónica, linfoma difuso de células B grandes, linfoma de Burkitt, linfoma folicular y tumores sólidos, tales como cáncer de mama, cáncer de pulmón, neuroblastoma y cáncer de colon.
En otro aspecto, se proporciona una composición farmacéutica que comprende un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo, y al menos un vehículo, diluyente o excipiente farmacéuticamente aceptable.
Las composiciones de la invención pueden estar en una forma adecuada para uso oral (por ejemplo, como tabletas, pastillas, cápsulas duras o blandas, suspensiones acuosas u oleosas, emulsiones, polvos o gránulos dispersables, jarabes o elixires), para uso tópico (por ejemplo, como cremas, pomadas, geles o soluciones o suspensiones acuosas u oleosas), para administración por inhalación (por ejemplo, como un polvo finamente dividido o un aerosol líquido), para administración por insuflación (por ejemplo, como un polvo finamente dividido) o para administración parenteral (por ejemplo, como una solución acuosa u oleosa estéril para dosificación intravenosa, subcutánea, intramuscular o intramuscular o como un supositorio para la dosificación rectal).
Las composiciones de la invención se pueden obtener mediante procedimientos convencionales usando excipientes farmacéuticos convencionales bien conocidos en la técnica. Por lo tanto, las composiciones destinadas al uso oral pueden contener, por ejemplo, uno o más agentes colorantes, edulcorantes, saborizantes y/o conservantes.
Los excipientes farmacéuticamente aceptables adecuados para una formulación de tabletas incluyen, por ejemplo, diluyentes inertes tales como lactosa, carbonato de sodio, fosfato de calcio o carbonato de calcio; agentes de granulación y desintegración tales como almidón de maíz o ácido algénico; agentes aglutinantes tales como almidón; agentes lubricantes tales como estearato de magnesio, ácido esteárico o talco; agentes conservantes tales como phidroxibenzoato de etilo o propilo; y antioxidantes, tales como ácido ascórbico. Las formulaciones de tabletas pueden no estar recubiertas o recubiertas para modificar su desintegración y la absorción subsiguiente del ingrediente activo dentro del tracto gastrointestinal, o para mejorar su estabilidad y/o apariencia, en ambos casos, usando agentes de recubrimiento convencionales y procedimientos bien conocidos en la técnica.
Las composiciones para uso oral pueden estar en forma de cápsulas de gelatina dura en las que el ingrediente activo se mezcla con un diluyente sólido inerte, por ejemplo, carbonato de calcio, fosfato de calcio o caolín, o como cápsulas de gelatina blanda en las que se mezcla el ingrediente activo. agua o un aceite tal como aceite de cacahuate, parafina líquida o aceite de oliva.
Las suspensiones acuosas generalmente contienen el ingrediente activo en forma de polvo fino o en forma de partículas nano o micronizadas junto con uno o más agentes de suspensión, tales como carboximetilcelulosa sódica, metilcelulosa, hidroxipropilmetilcelulosa, alginato de sodio, polivinilpirrolidona, goma tragacanto y goma acacia; agentes dispersantes o humectantes, tales como la lecitina o productos de condensación de un óxido de alquileno con ácidos grasos (por ejemplo, estearato de polioxietileno), o productos de condensación de óxido de etileno con alcoholes alifáticos de cadena larga, por ejemplo, heptadecaetilenoxicetanol, o productos de condensación de óxido de etileno con ésteres parciales derivados de ácidos grasos y un hexitol tal como polioxietilen sorbitol monooleato, o productos de condensación de óxido de etileno con alcoholes alifáticos de cadena larga, por ejemplo heptadecaetilenoxicetanol, o productos de condensación de óxido de etileno con ésteres parciales derivados de ácidos grasos y un hexitol tal como polioxietilen sorbitol monooleato, o productos de condensación de óxido de etileno con ésteres parciales derivados de ácidos grasos y anhídridos de hexitol, por ejemplo polietilen sorbitán monooleato. Las suspensiones acuosas también pueden contener uno o más conservantes tales como p-hidroxibenzoato de etilo o propilo; antioxidantes tales como ácido ascórbico; agentes colorantes; agentes saborizantes; y/o agentes edulcorantes tales como sacarosa, sacarina o aspartame.
Las suspensiones oleosas se pueden formular suspendiendo el ingrediente activo en un aceite vegetal como el aceite de arachis, aceite de oliva, aceite de sésamo o aceite de coco o en un aceite mineral tal como parafina líquida. Las suspensiones oleosas también pueden contener un agente espesante tal como la cera de abejas, parafina dura o alcohol cetílico. Se pueden agregar agentes edulcorantes tales como los descritos anteriormente, y agentes saborizantes para proporcionar una preparación oral sabrosa. Estas composiciones pueden conservarse mediante la adición de un antioxidante tal como el ácido ascórbico.
Los polvos y gránulos dispersables adecuados para la preparación de una suspensión acuosa mediante la adición de agua generalmente contienen el ingrediente activo junto con un agente dispersante o humectante, un agente de suspensión y uno o más conservantes. Los agentes dispersantes o humectantes adecuados y los agentes de suspensión se ejemplifican por los ya mencionados anteriormente. También pueden estar presentes excipientes adicionales tales como agentes edulcorantes, saborizantes y colorantes.
Las composiciones farmacéuticas de la invención también pueden estar en forma de emulsiones de aceite en agua. La fase oleosa puede ser un aceite vegetal, tal como el aceite de oliva o el aceite de arachis, o un aceite mineral, tal como por ejemplo parafina líquida o una mezcla de cualquiera de estos. Los agentes emulsionantes adecuados pueden ser, por ejemplo, gomas naturales tales como goma arábiga o goma tragacanto, fosfátidos de origen natural tales como frijol de soja, lecitina, ésteres o ésteres parciales derivados de ácidos grasos y anhídridos de hexitol (por ejemplo, monooleato de sorbitán). y productos de condensación de dichos ésteres parciales con óxido de etileno tal como monooleato de polioxietileno sorbitán. Las emulsiones también pueden contener agentes edulcorantes, saborizantes y conservantes.
Los jarabes y elixires se pueden formular con agentes edulcorantes, tal como glicerol, propilenglicol, sorbitol, aspartamo o sacarosa, y también pueden contener un agente demulcente, conservante, saborizante y/o colorante.
Las composiciones farmacéuticas también pueden estar en forma de una suspensión acuosa o aceitosa inyectable estéril, que puede formularse de acuerdo con procedimientos conocidos usando uno o más de los agentes dispersantes o humectantes y agentes de suspensión apropiados, que se han mencionado anteriormente. Una preparación inyectable estéril también puede ser una solución o suspensión inyectable estéril en un diluyente o disolvente no tóxico y parenteralmente aceptable, por ejemplo una solución en 1,3-butanodiol.
Las composiciones para administración por inhalación pueden estar en forma de un aerosol presurizado convencional dispuesto para dispensar el ingrediente activo como un aerosol que contiene gotitas sólidas o líquidas finamente divididas. Se pueden usar propelentes de aerosol convencionales tales como hidrocarburos fluorados volátiles o hidrocarburos y el dispositivo de aerosol está convenientemente dispuesto para dispensar una cantidad medida de ingrediente activo.
Para obtener más información sobre la formulación, consulte el Capítulo 25.2 en el Volumen 5 de Comprehensive Medicinal Chemistry (Corwin Hansch; Chairman of Editorial Board), Pergamon Press 1990.
La cantidad de ingrediente activo que se combina con uno o más excipientes para producir una forma de dosificación única necesariamente variará dependiendo del huésped tratado y la ruta particular de administración. Por ejemplo, una formulación destinada a la administración oral a humanos generalmente contendrá, por ejemplo, de 0.5 mg a 4 g de agente activo compuesto con una cantidad apropiada y conveniente de excipientes que pueden variar de aproximadamente 5 a aproximadamente 98 por ciento en peso del composición total. Las formas de dosificación unitaria generalmente contendrán de aproximadamente 1 mg a aproximadamente 500 mg de un ingrediente activo. Para obtener más información sobre las rutas de administración y los regímenes de dosificación, consulte el Capítulo 25.3 en el Volumen 5 de Comprehensive Medicinal Chemistry (Corwin Hansch; Chairman of Editorial Board), Pergamon Press 1990.
Como se indicó anteriormente, el tamaño de la dosis requerida para el tratamiento terapéutico o profiláctico de un estado de enfermedad particular necesariamente variará dependiendo del huésped tratado, la ruta de administración y la gravedad de la enfermedad que se está tratando. Se puede emplear una dosis diaria en el rango de 0.1-50 mg/kg. En consecuencia, la dosificación óptima puede ser determinada por el médico que está tratando a cualquier paciente en particular.
Los compuestos de la invención pueden administrarse adicionalmente en combinación con una cantidad terapéuticamente efectiva de uno o más agentes para tratar un cáncer, donde los ejemplos de agentes incluyen, tales como radiación, agentes alquilantes, inhibidores de la angiogénesis, anticuerpos, antimetabolitos, antimitóticos, antiproliferativos, antivirales, inhibidores de la aurora quinasa, activadores de la muerte celular (por ejemplo, inhibidores de Bcl-2, Bcl-xL, Bcl-w, Bfl-1 o Mcl-1), activadores de la ruta del receptor de la muerte, inhibidores de la quinasa Bcr-Abl, Inhibidores de BET (bromodominio), anticuerpos BiTE (Bi-Specific T cell Engager), conjugados de fármacos de anticuerpos, modificadores de la respuesta biológica, inhibidores de la quinasa dependientes de ciclina, inhibidores del ciclo celular, inhibidores de la ciclooxigenasa-2, DVD (anticuerpos de dominio variable doble), l inhibidores del receptor homólogo del oncogén viral de la leucemia,(ErbB2), inhibidores del factor de crecimiento, inhibidores de la proteína de choque térmico (HSP)-90, inhibidores de la histona desacetilasa (HDAC), terapias hormonales, inmunológicos, inhibidores de los inhibidores de proteínas de la apoptosis (IAP), antibióticos intercalantes, inhibidores de la quinasa, inhibidores de la kinesina, inhibidores de la Jak2, objetivo mamíferos de los inhibidores de la rapamicina, microARN, inhibidores de la quinasa regulados por señales extracelulares activados por mitógenos (NSAID), inhibidores de la poli ADP (adenosina difosfato)-ribosa polimerasa (PARP), quimioterapéuticos del platino, inhibidores de la quinasa tipo polo (Plk), inhibidores de la fosfoinositida-3 quinasa, inhibidores del proteosoma, análogos de la purina, análogos de pirimidina, inhibidores del receptor tirosina quinasa, alcaloides vegetales etinoides/deltoides, pequeños ácidos ribonucleicos inhibidores (ARNip), inhibidores de la topoisomeroasa, inhibidores de la ubiquitina ligasa y similares, y en combinación con uno o más de estos agentes.
Los agentes alquilantes incluyen altretamina, AMD-473, AP-5280, apaziquona, bendamustina, brostal-licina, busulfan, cisplatino, carboplatino, carboquona, carmustina (BCNU), clorambucil, CLORETAZINE® (laromustina, VNP 40101M), ciclofosfamida, decarbazina, estramustina, fotemustina, glufosfamida, ifosfamida, KW-2170, lomustina (CCNU), mafosfamida, melfalán, mitobronitol, mitolactol, nimustina, nitrógeno de mostaza N-óxido, nitrosoureas, oxaliplatino, ranimustina, temozolomida, tiotepa, TREANDA® (bendamustina), treosulfán, rofosfamida y similares.
Los inhibidores de la angiogénesis incluyen receptores específicos del endotelio, inhibidores de (Tie-2), inhibidores del receptor del factor de crecimiento epidérmico (EGFR), inhibidores del receptor del factor de crecimiento de la insulina-2 (IGFR-2), inhibidores de la metaloproteinasa-2 de matriz (MMP-2), inhibidores de la metaloproteinasa-9 de matriz (MMP-9), inhibidores del receptor del factor de crecimiento derivado de plaquetas (PDGFR), análogos de trombospondina, inhibidores de la tirosina quinasa del receptor del factor de crecimiento endotelial vascular (VEGFR), inhibidores de ALK y similares.
Los antimetabolitos incluyen ALIMTA® (pemetrexed disodio, LY231514, MTA), 5-azacitidine, XELODA® (capecitabine), LEUSTAT® (cladribine), clofarabine, citarabine, ocfosfato de citarabine, arabinósido de citosina, decitabina, deferoxamina, doxifluridina, eflornitina, EICAR (5-etiniM-p-D-ribofuranosilimidazol-4-carboxamida), enocitabina, etnilcitidina, fludarabina, 5-fluorouracil solo o en combinación con leucovorin, GEMZAR® (gemcitabine), hidroxiurea, ALKERAN® (melfalan), mercaptopurina, 6-mercaptopurina ribósido, metotrexato, ácido micofenólico, nelarabina, nolatrexed, ocfosfato, pelitrexol, pentostatina, pemextrado, raltitrexed, ribavirina, triapina, trimetrexato, S-1, tiazofurin, tegafur, TS-1, vidarabina, UFT y similares.
Los inhibidores de la proteína Bcl-2 incluyen ABT-199, AT-101 ((-) gosipol), GENASENSE® (G3139 u oblimersen (oligonucleótido antisentido dirigido contra Bcl-2)), IPI-194, IPI-565, N-(4-(4-((4'-cloro(1,1'-bifenil)-2-il)metil)piperazin-1-il)benzoil)-4-(((1R)-3-(dimetilamino)-1-((fenillsulfanil)metil)propil)amino)-3-nitrobencenosulfonamida) (ABT-737), N-(4-(4-((2-(4-clorofenil)-5,5-dimetil-1-ciclohex-1-en-1-il)metil)piperazin-1-il)benzoil)-4-(((1R)-3-(morfolin-4-il)-1-((fenilsulfanil)metil)propil)amino)-3-((trifluorometil)sulfonil)bencenosulfonamida (ABT-263), GX-070 (obatoclax) y similares.
Los inhibidores de bromodominio incluyen I-BET 762, OTX-015, CPI-203, LY294002 y similares.
Los inhibidores de CDK incluyen BMI-1040, BMS-032, BMS-387, CVT-2584, flavopiridol, GPC-286199, MCS-5A, PD0332991, PHA-690509, seliciclib (CYC-202, R-roscovitina), ZK-304709 y similares.
Los inhibidores de EGFR incluyen anticuerpos EGFR, ABX-EGF, inmunoliposomas anti-EGFR, vacuna contra EGF, EMD-7200, ERBITUX® (cetuximab), HR3, anticuerpos IgA, IRESSA® (gefitinib), TARCEVA® (erlotinib u OSI-774), TP-38, proteína de fusión EGFR, t Yk ERB® (lapatinib), AZD9291 y similares.
Los inhibidores de ALK incluyen crizotinib, ceritinib y similares.
Los inhibidores del receptor ErbB2 incluyen CP-724-714, CI-1033 (canertinib), HERCEPTIN® (trastuzumab), TYKERB® (lapatinib), OMNITARG® (2C4, petuzumab), TAK-165, GW-572016 (ionafarnib), GW- 282974, EKB-569, PI-166, dHER2 (vacuna HER2), APC-8024 (vacuna HER-2), anticuerpo biespecífico anti-HER/2neu, B7.her2IgG3, como anticuerpos biespecíficos HER2, mAB AR-209, mAB 2B-1 y similares.
Los conjugados farmacológicos de anticuerpos incluyen anti-CD22-MC-MMAF, anti-CD22-MC-MMAE, anti-CD22-MCC-DM1, CR-011-vcMMAE, PSMA-ADC, MEDI-547, SGN-19Am SGN-35, SGN -75 y similares.
Los inhibidores de la kinesina incluyen los inhibidores de Eg5, tales como AZD4877, ARRY-520; inhibidores de CENPE tales como GSK923295A y similares.
Los inhibidores de MEK incluyen ARRY-142886, ARRY-438162, PD-325901, PD-98059, selumitinib y similares.
Los quimioterapéuticos de platino incluyen cisplatino, ELOXATIN® (oxaliplatino), eptaplatino, lobaplatino, nedaplatino, PARAPLATIN® (carboplatino), satraplatino, picoplatino y similares.
Los inhibidores de VEGFR incluyen AVASTIN (bevacizumab), ABT-869, AEE-788, ANGIOZYME™ (una ribozima que inhibe la angiogénesis (Ribozyme Pharmaceuticals (Boulder, Colo.) y Chiron, (Emeryville, Calif )), Axitinib (AG-13736) , AZD-2171, CP-547,632, IM-862, MACUGEN (pegaptamib), NEXAVAR® (sorafenib, BAY43-9006), pazopanib (GW-786034), vatalanib (PTK-787, ZK-222584), SUTENT® (sunitinib) , SU-11248), VEGF trap, ZACTIMA™ (vandetanib, ZD-6474), GA101, ofatumumab, ABT-806 (mAb-806), anticuerpos específicos de ErbB3, anticuerpos específicos de BSG2, anticuerpos específicos de DLL4 y anticuerpos específicos de C-met, y similares.
Los antibióticos antitumorales incluyen antibióticos intercalantes, aclarubicina, actinomicina D, amrubicina, annamicina, adriamicina, BLENOXANE® (bleomicina), daunorubicina, CAELYX® o MYOCET® (liposomal doxorubicina), elsamitrucina, epirbucina, glarbuicina, ZAVEDOS® (idarubicina), mitomicina C, nemorubicina, neocarzinostatin, peplomicina, pirarubicina, rebeccamicina, stimalamer, streptozocina, VALSTAR® (valrubicina), zinostatina y similares.
Inhibidores de los mecanismos de reparación del ADN, tales como la CHK quinasa; Inhibidores de la proteína quinasa dependientes de ADN; inhibidores de la poli(ADP-ribosa) polimerasa (inhibidores de PARP) que incluyen ABT-888 (veliparib), olaparib, KU-59436, AZD-2281, AG-014699, BSI-201, BGP-15, INO-1001, ONO-2231 y similares; e inhibidores de Hsp90 tales como tanespimicina y retaspimicina.
Los inhibidores de proteasoma incluyen VELCADE® (bortezomib), carfilzomib, MG132, NPI-0052, PR-171 y similares.
Ejemplos de productos inmunológicos incluyen interferones y otros agentes potenciadores del sistema inmunitario. Los interferones incluyen interferón alfa, interferón alfa-2a, interferón alfa-2b, interferón beta, interferón gamma-la, ACTIMMUNE® (interferón gamma-1b) o interferón gamma-nl, combinaciones de los mismos y similares. Otros agentes incluyen ALFAFERONE®, (IFN-a), BAM-002 (glutatión oxidado), BEROMUN® (tasonermin), BEXXAR® (tositumomab), CAMPATH® (alemtuzumab), CTLA4 (antígeno citotóxico de linfocitos 4), decarbazina, denileukin, epratuzumab, GRANOCYTE® (lenograstim), lentinan, interferón leucocitario alfa, imiquimod, MDX-010 (anti-CTLA-4), vacuna contra el melanoma, mitumomab, molgramostim, MYLOTARG™ (gemtuzumab ozogamicin), NEUPOGEN® (filgrastim), OncoVAC-CL, OVAREX® (oregovomab), pemtumomab (Y-muHMFG1), PROYENGE® (sipuleucel-T), sargaramostim, sizofilan, teceleukin, THERACYS® (Bacillus Calmette-Guerin), ubenimex, VIRULIZIN®, (inmunoterapéutico, Lorus Pharmaceuticals), Z-100 (sustancia específica de Maruyama (SSM)), WF-10 (Tetraclorodecaóxido (TCDO)), PROLEUKIN® (aldesleuquina), ZADAXlN® (thymalfasin), ZENAPAX® (daclizumab), ZEVALIN® (90Y-Ibritumomab tiuxetan) y similares.
Los análogos de la pirimidina incluyen citarabina (ara C o arabinósido C), arabinósido de citosina, doxifluridina, FLUDARA® (fludarabina), 5-FU (5-fluorouracilo), floxuridina, GEMZAR® g(gemcitabine), TOMUDEX® (ratitrexed), TROXATYL™ (triacetiluridina troxacitabina) y similares.
Los agentes antimitóticos incluyen batabulina, epotilona D (KOS-862), N-(2 -((4-hidroxifenil)amino)piridin-3-il)-4-metoxibencenosulfonamida, ixabepilona (BMS 247550), paclitaxel, TAXOTERE® (docetaxel), p Nu 100940 (10988l), patupilona, XRP-9881 (larotaxel), vinflunina, ZK-EPO (epotilona sintética) y similares.
Además, los compuestos que tienen la Fórmula (I) se pueden combinar con otros agentes quimioterapéuticos tales como ABRAXANE™ (ABI-007), ABT-100 (inhibidor de la farnesil trasnferasa), ADVEXIN® (vacuna Ad5CMV-p53), ALTOCOR® o MEVACOR® (lovastatina), AMPLIGEN® (poli I:poli C12U, un ARN sintético), APTOSYN® (exisulind), AREDIA® (ácido pamidrónico), arglabin, L-asparaginasa, atamestano (1-metil-3,17-diona-androsta-1,4-dieno), AVAGE® (tazarotene), AVE-8062 (derivado de combreastatina) BEC2 (mitumomab), caquectina o caquexina (factor de necrosis tumoral), canvaxin (vacuna), CEAVAC® (vacuna anticáncer), CELEUK® (celmoleuquina), CEPLENE® (dihidrocloruro de histamina), c Er VARIX® (vacuna contra el virus del papiloma humano), CHOP® (C: CYTOXAN® (ciclofosfamisa); H: ADRIa My CIN® (hidroxidoxorubicina); O: Vincristina (ONCOVIN®); P: prednisona), CYPAT™ (acetato de ciproterona), combrestatin A4P, DAB(389)EGF (dominios catalíticos y de translocación de toxina diftérica fusionados a través de un conector His-Ala al factor de crecimiento epidérmico humano) o TransMID-107R™ (toxinas diftéricas), dacarbazina, dactinomicina, ácido 5,6-dimetilxantenona-4-acético (DMXAA), eniluracil, EVIZON™ (lactato de escualamina), DIMERICINE® (T4N5 loción de liposoma), discodermolide, DX-8951f (mesilato de exatecan), enzastaurin, EPO906 (epitilona B), GARDASIL® (virus del papiloma humano cuadrivalente (Tipos 6, 11, 16, 18) vacuna recombinante), GASTRIMMUNE®, GENASENSE®, GMK (vacuna conjugada de gangliósidos), GVAX® (vacuna contra el cáncer de próstata), halofuginona, histerelina, hidroxicarbamida, ácido ibandrónico, IGN-101, IL-13-PE38, IL-13-PE38QQR (cintredekin besudotox), IL-13-pseudomonas exotoxina, interferón-a, interferón-y, JUNOVAN™ o MEPACT™ (mifamurtide), lonafarnib, 5,10- metilentetrahidrofolato, miltefosina (hexadecilfosfocolina), NEOVASTAT® (AE-941), NEUTREXIN® (glucuronato de trimetrexato), NIPENT® (pentostatin), ONCONASE® (una enzima de ribonucleasa), ONCOPHAGE® (tratamiento de la vacuna contra el melanoma), ONCOVAX® (Vacuna IL-2), ORATHECIN™ (rubitecan), OSIDEM® (fármaco celular basado en anticuerpos), OVAREX® MAb (anticuerpo monoclonal murino), paclitaxel, PANDIMEX™ (saponinas de aglicona del ginseng que comprenden 20(S)protopanaxadiol (aPPD) y 20(S)protopanaxatriol (aPPT)), panitumumab, PANVAC®-VF (vacuna contra el cáncer de investigación), pegaspargasa, PEG Interferón A, fenoxodiol, procarbazine, rebimastat, REMOVAB® (catumaxomab), REVLIMID® (lenalidomida), RSR13 (efaproxiral), SOMATULINE® LA (lanreotide), SORIATANE® (acitretin), estaurosporina (Streptomyces staurospores), talabostat (PT100), TARGRETIN® (bexarotene), TAXOPREXIN® (DHA-paclitaxel), TELCYTA® (canfosfamide, TLK286), temilifene, TEMODAR® (temozolomide), tesmilifene, talidomida, THERATOPE® (STn-KLH), thymitaq (dihidrocloruro de 2-amino-3,4-dihidro-6-metil-4-oxo-5 -(4-piridiltio)quinazolina), TNFERADE™ (adenovector: portador de ADN que contiene el gen para el factor-a de necrosis tumoral), TRACLEER® o ZAVESCA® (bosentan), tretinoin (Retin-A), tetrandrine, TRISEn Ox ® (trióxido de arsénico), VIRULIZIN®, ukrain (derivado de los alcaloides de la planta de celidonia mayor.), vitaxin (anticuerpo anti-alfavbeta3), XCYTRIN® (motexafin gadolinio), XINLAY™ (atrasentan), XYOTAX™ (paclitaxel poliglumex), YONDELIS® (trabectedin), ZD-6126, ZINECARD® (dexrazoxano), ZOMETA® (ácido zoledrónico), doxorubicina y similares.
Aquí, cuando se usa el término "combinación", debe entenderse que esto se refiere a la administración simultánea, separada o secuencial. En una realización de la invención, "combinación" se refiere a la administración simultánea. En otra realización de la invención, "combinación" se refiere a una administración separada. En una realización adicional de la invención, "combinación" se refiere a la administración secuencial. Cuando la administración es secuencial o separada, el retraso en la administración del segundo componente no debe ser tal que pierda el efecto beneficioso de la combinación. Tales productos de combinación emplean los compuestos de esta invención, o sus sales farmacéuticamente aceptables, dentro del rango de dosificación descrito anteriormente en la presente memoria y el otro agente farmacéuticamente activo dentro de su rango de dosificación aprobado. La terapia de combinación puede proporcionar "sinergia" y demostrar que es "sinérgica", es decir, el efecto logrado cuando los ingredientes activos usados juntos es mayor que la suma de los efectos que resultan de usar los compuestos por separado. Se puede lograr un efecto sinérgico cuando los ingredientes activos son: (1) formulados conjuntamente y administrados o suministrados simultáneamente en una formulación de dosificación unitaria combinada; (2) suministrados por alternancia o en paralelo como formulaciones separadas; o (3) por algún otro régimen. Cuando se suministra en terapia
de alternancia, se puede lograr un efecto sinérgico cuando los compuestos se administran o suministran secuencialmente, por ejemplo, mediante diferentes inyecciones en jeringas separadas. En general, durante la terapia de alternancia, una dosificación efectiva de cada ingrediente activo se administra secuencialmente, es decir, en serie, mientras que en la terapia de combinación, las dosis efectivas de dos o más ingredientes activos se administran juntas. En cualquiera de las características farmacéuticas, procedimientos, procedimientos, usos, medicamentos y características de fabricación mencionados anteriormente de la presente invención, también se aplican cualquiera de las realizaciones alternativas de los compuestos de la invención descritos en el presente documento.
En otro aspecto de la invención, los compuestos de Fórmula (I) se preparan de acuerdo con las siguientes rutas generales.

Ruta A
Algunos compuestos de Fórmula (I) se pueden obtener a partir de otro compuesto de Fórmula (I); por ejemplo, si contiene un grupo amino, por acilación (condiciones bien conocidas en la técnica), donde A, R2 y R4 son como se definen para la fórmula (I).
Nótese que los grupos protectores adecuados se pueden usar en cualquiera de las rutas, tales como las que se conocen bien en la técnica: por ejemplo, para amino: t-butoxicarbonilo o (trimetilsilil)etoximetilo (SEM); para hidroxilo: tert-butildimetilsililo o tetrahidropiran-2-ilo. Las condiciones de desprotección son bien conocidas en la técnica.
Ruta b
Otros compuestos de Fórmula (I) se pueden preparar por reacción de un compuesto de Fórmula (II):


donde L es un átomo de halógeno (por ejemplo, cloro) o un grupo triflato con un compuesto de fórmula (III):


La reacción puede realizarse bajo condiciones estándar bien conocidas por los expertos en la técnica, por ejemplo, en presencia de una fuente de paladio (por ejemplo, tetrakis(trifenilfosfina)paladio (0) o acetato de paladio (II)), opcionalmente un ligando de fosfina (por ejemplo, Xantphos), y una base adecuada (por ejemplo, carbonato de cesio). El compuesto de Fórmula (II) se puede preparar por reacción de un compuesto de Fórmula (IV)

( IV )
y un compuesto de fórmula (V)
R4-L
Y es un grupo de ácido borónico, éster borónico o de trifluoroborato de potasio (por ejemplo, ácido borónico, éster de pinacol del ácido borónico o trifluoroborato de potasio) y L es un átomo de halógeno (por ejemplo, cloro o bromo) o un grupo triflato. La reacción puede realizarse bajo condiciones estándar bien conocidas por los expertos en la técnica,
por ejemplo, en presencia de una fuente de paladio y un ligando de fosfina (por ejemplo, tetrakis(trifenilfosfina)paladio (0), [1,1 '-bis (difenNfosfino)ferroceno]didoropaladio (II), también conocido como Pd(dppf)Cb, y una base adecuada (por ejemplo, carbonato de cesio o fosfato de potasio).
Alternativamente, el Compuesto de Fórmula (II) se puede preparar por reacción de un compuesto de Fórmula (XIV)

(X IV )
y un compuesto de Fórmula (IX):
R4-Y
Y es un grupo de ácido borónico, éster borónico o de trifluoroborato de potasio (por ejemplo, ácido borónico, éster de pinacol de ácido borónico o trifluoroborato de potasio), L1 y L2 son un átomo de halógeno o un grupo triflato, donde L1 es menos reactivo que L2 durante el acoplamiento reacción, por ejemplo, donde L1 es cloro y L2 es yodo. La reacción puede realizarse bajo condiciones estándar bien conocidas por los expertos en la técnica, por ejemplo, en presencia de una fuente de paladio y un ligando de fosfina (por ejemplo, Precatalizador XPhos de 2da generación, y una base adecuada, por ejemplo fosfato de potasio).
Alternativamente, el Compuesto de Fórmula (II) se puede preparar mediante la reacción de un compuesto de Fórmula (XIV) y un compuesto de Fórmula (XII): R4-H, donde L1 y L2 son un átomo de halógeno o un grupo triflato, donde L1 es menos reactivo que L2 durante la reacción de acoplamiento, por ejemplo, donde L1 es cloro y L2 es yodo, por una reacción de "activación de CH", por ejemplo, como se describe en el Ejemplo Intermedio 50.
Ruta c
Algunos compuestos de Fórmula (I) se pueden preparar, por ejemplo, mediante la reacción de un compuesto de Fórmula (VI)

con un compuesto de fórmula (VII):
O
R2J1 X)H
(V I I )
Agentes de acoplamiento adecuados para esta reacción incluyen, por ejemplo, 1-cloro-N,N,2-trimetilprop-1-en-1-amina, hexafluorofosfato de O-(7-azabenzotriazol-1-il)-N,N,N',N'-tetrametiluronio también conocido como HATU, TBTU (tetrafluoroborato de 2-(1H-benzo [d] [1,2,3] triazol-1 -il)-1,1,3,3-tetrametilisouronio), ion hidrocloruro de 1-(3-dimetilaminopropil)-3-etilcarbodiimida ion o anhídrido 1-propanofosfónico (T3P), preferiblemente 1-cloro-N,N,2-trimetilprop-1-en-1-amina o anhídrido 1-propanofosfónico (T3P).
La reacción se lleva a cabo convenientemente en presencia de una base adecuada. Una base adecuada es, por ejemplo, una base de amina orgánica tal como, por ejemplo, piridina, 2,6-lutidina, colidina, 4-dimetilaminopiridina, trietilamina, N-metilmorfolina, diazabiciclo [5.4.0] undec-7-eno, diisopropiletilamina, o, por ejemplo, un carbonato o hidróxido de metal alcalinotérreo o alcalino, por ejemplo carbonato de sodio, carbonato de potasio, carbonato de calcio, hidróxido de sodio o hidróxido de potasio;
El compuesto de fórmula (VI) se puede preparar por reacción de un compuesto de fórmula (VIII)

y un compuesto de Fórmula (IX):
R4-Y
L es un átomo de halógeno (por ejemplo, yodo o bromo) o un grupo triflato.
Y es un grupo de ácido borónico, éster borónico o de trifluoroborato de potasio (por ejemplo, ácido borónico, éster de pinacol de ácido borónico o trifluoroborato de potasio)
La reacción se puede realizar bajo condiciones estándar bien conocidas por los expertos en la técnica, por ejemplo, en presencia de una fuente de paladio y un ligando de fosfina, (por ejemplo, tetrakis(trifenilfosfina)paladio (0), [1,1 '-bis (difenilfosfino)ferroceno]dicloropaladio (II) también conocido como Pd(dppf)Ch), y una base adecuada (por ejemplo, carbonato de cesio o carbonato de potasio).
El compuesto de Fórmula (VIII) se puede preparar por reacción de un compuesto de Fórmula (X) por reacción con amoníaco (como se describe en los Ejemplos
L es un átomo de halógeno (por ejemplo, yodo o bromo) o un grupo triflato.
Se entiende que un compuesto de Fórmula (VIII) puede transformarse en otro compuesto de Fórmulas (VIII), por ejemplo como se ilustra en el Ejemplo 39 (preparación de 6-amino-4-cloronicotinonitrilo).
Ruta d
Otros compuestos de Fórmula (I) se pueden preparar, por ejemplo, mediante la reacción de un compuesto de Fórmula (XI) con un compuesto de Fórmula (IX) R4-Y:

L es un átomo de halógeno (por ejemplo, yodo, bromo o cloro) o un grupo triflato.
Y es un grupo de ácido borónico, éster borónico o trifluoroborato de potasio (por ejemplo, ácido borónico, éster de pinacol de ácido borónico o trifluoroborato de potasio)
La reacción se puede realizar bajo condiciones estándar bien conocidas por los expertos en la técnica, por ejemplo, en presencia de una fuente de paladio y un ligando de fosfina (por ejemplo: el Precatalizador XPhos de 2da generación también conocido como cloro(2-diciclohexilfosfino-2',4',6'-triisopropil-1, 1 '-bifenil) [2-(2'-amino-1,1'-bifenil)] paladio (II), o [1,1 '-bis (difenilfosfino)ferroceno]dicloropaladio (II) y una base adecuada (por ejemplo, fosfato de potasio o carbonato de cesio).
Alternativamente, los Compuestos de Fórmula (I) se pueden preparar, por ejemplo, mediante la reacción de un compuesto de Fórmula (XI) con un compuesto de Fórmula (XII) R4-H, mediante una reacción de "activación de CH", como se describe en el Ejemplo 7 o 22.
El compuesto de fórmula (XI) se puede preparar por reacción de un compuesto de fórmula (VIII)

L es un átomo de halógeno (por ejemplo, yodo, bromo o cloro) o un grupo triflato.
con un compuesto de fórmula (VII):
O
R2Jl X)H
(V I I )
Los agentes de acoplamiento adecuados para esta reacción incluyen, por ejemplo, hexafluorofosfato de O-(7-azabenzotriazoM-il)-N,N,N',N'-tetrametiluronio, HATU, TBTU (tetrafluoroborato de 2-(1H-benzo[d][1,2,3]triazol-1-il)-1,1,3,3-tetrafetilisouronio) o ion clorhidrato de 1-(3-dimetilaminopropil)-3-etilcarbodiimida, preferiblemente 1-cloro-N,N,2-trimetilprop -1-en-1-amina y anhídrido 1-propanofosfónico (T3P).
La reacción se lleva a cabo convenientemente en presencia de una base adecuada. Una base adecuada es, por ejemplo, una base de amina orgánica tal como, por ejemplo, piridina, 2,6-lutidina, colidina, 4-dimetilaminopiridina, trietilamina, N-metilmorfolina, diazabiciclo[5.4.0] undec-7-eno, diisopropiletilamina, o, por ejemplo, un carbonato o hidróxido de metal alcalino o alcalinotérreo, por ejemplo carbonato de sodio, carbonato de potasio, carbonato de calcio, hidróxido de sodio o hidróxido de potasio. Se entiende que cualquier compuesto de Fórmulas (XI) se puede transformar en otro compuesto de Fórmulas (XI), por ejemplo, por acilación de un grupo amino como en el Ejemplo 39 o 75.
Ruta e
Algunos compuestos de Fórmula (I) se pueden preparar, por ejemplo, mediante la reacción de un compuesto de Fórmula (XIII) con un compuesto de Fórmula (V) R4-L:

Y es un grupo de ácido borónico, éster borónico o trifluoroborato de potasio (por ejemplo, ácido borónico, éster de pinacol de ácido borónico o trifluoroborato de potasio)
L es un átomo de halógeno (por ejemplo, yodo o bromo) o un grupo triflato.
La reacción se puede realizar bajo condiciones estándar bien conocidas por los expertos en la técnica, por ejemplo, en presencia de una fuente de paladio y un ligando de fosfina (por ejemplo, tetrakis(trifenilfosfina)paladio (0), [1,1'-bis (difenilfosfino)ferroceno]dicloropaladio (II) también conocido como Pd(dppf)Cl2 , y una base adecuada (por ejemplo, carbonato de cesio o fosfato de potasio).
Los compuestos de Fórmula (XIII) se pueden preparar, por ejemplo, mediante la reacción de un compuesto de Fórmula (XI), como se describe en el Ejemplo 16.
Ruta f
Algunos compuestos de Fórmula (I) se pueden preparar, por ejemplo, mediante una reacción de "ciclización" de un compuesto de Fórmula (XV):
donde R40 es

en donde X1 e Y1 se definen como (XV) es el precursor en la reacción de cidización, con la condición de que X1 e Y1 junto con los átomos a los que están unidos no forman un anillo. Por ejemplo, X1 o Y1 pueden ser hidrógeno.
La reacción de "cidización" se puede realizar bajo condiciones estándar bien conocidas por los expertos en la técnica. Como ilustración, los Ejemplos 78 y 82 describen un ejemplo particular de tal reacción de "cidización".
Los compuestos de Fórmula (XV) se pueden obtener por rutas análogas a las rutas A a E descritas para elaborar los compuestos de Fórmula (I). Como ejemplo, por analogía con la ruta D, los compuestos de Fórmula (XV) se pueden preparar por la reacción de un compuesto de Fórmula (XI) con un compuesto de Fórmula (XVI): R40-Y:

L es un átomo de halógeno (por ejemplo, yodo, bromo o cloro) o un grupo triflato.
Y es un grupo de ácido borónico, éster borónico o trifluoroborato de potasio (por ejemplo, ácido borónico, éster de pinacol de ácido borónico o trifluoroborato de potasio)
Alternativamente, los compuestos de fórmula (XV) se pueden preparar, por ejemplo, mediante la reacción de un compuesto de fórmula (XI) con un compuesto de fórmula (XVII) R40-H, mediante una reacción de "activación de C-H".
La reacción se puede realizar bajo condiciones estándar bien conocidas por los expertos en la técnica, como se describe en la Ruta D
Los compuestos de fórmula (IX) R4-Y, donde Y es un grupo de ácido borónico, éster borónico o trifluoroborato de potasio (por ejemplo, ácido borónico, éster de pinacol del ácido borónico o trifluoroborato de potasio), son intermedios clave en algunas de las rutas sintéticas hacia compuestos de fórmula (I).
Los métodos para sintetizar un compuesto de fórmula (IX) a partir de un compuesto de fórmula (V) R4-L, donde L es un átomo de halógeno (por ejemplo, yodo, bromo o cloro) o un grupo triflato, incluyen reacciones de metalación/borilación, como se ilustra en Ejemplo 23 y 85, y borilaciones catalizadas por paladio, como se ilustra en el Ejemplo 14.
El compuesto de fórmula (V) R4-L se accede típicamente a partir del compuesto de fórmula (XII) R4-H, mediante una reacción de halogenación.
También se puede acceder directamente a los compuestos de fórmula (IX) R4-Y, donde Y es un grupo de ácido borónico, éster borónico o trifluoroborato de potasio (por ejemplo, ácido borónico, éster pinacol del ácido borónico o trifluoroborato de potasio) directamente desde los compuestos de fórmula (XII) R4-H, por una reacción de "activación de CH", como se ilustra en el Ejemplo 49. Las condiciones típicas usan un catalizador de iridio (típicamente metoxi (ciclooctadieno) dímero de iridio (I)) y un ligando (típicamente 4,4'-di-tert- butil-2,2'-dipiridilo o 3,4,7,8-tetrametil-1,10-fenantrolina) con una fuente de boro (típicamente 4,4,5,5-tetrametil-1,3,2-dioxaborolano) en un disolvente inerte (típicamente THF o dioxano) a alrededor de 50 °C a 90 °C.
Se apreciará que algunos de los diversos sustituyentes del anillo en los compuestos de la presente invención pueden introducirse mediante reacciones de sustitución aromática estándar o generados por modificaciones de grupos funcionales convencionales antes o inmediatamente después de los procesos mencionados anteriormente, y como tales se incluyen en el aspecto del proceso de la invención. Tales reacciones y modificaciones incluyen, por ejemplo, la introducción de un sustituyente por medio de una reacción de sustitución aromática, la reducción de los sustituyentes, la alquilación de los sustituyentes y la oxidación de los sustituyentes. Los reactivos y las condiciones de reacción para tales procedimientos son bien conocidos en la técnica química. Ejemplos particulares de reacciones de sustitución aromática incluyen la introducción de un grupo nitro utilizando ácido nítrico concentrado, la introducción de un grupo acilo utilizando, por ejemplo, un haluro de acilo y ácido de Lewis (como el tricloruro de aluminio) bajo condiciones de Friedel Crafts; la introducción de un grupo alquilo que utiliza un haluro de alquilo y un ácido de Lewis
(como el tricloruro de aluminio) bajo condiciones de Friedel Crafts; y la introducción de un grupo halógeno. Ejemplos particulares de modificaciones incluyen la reducción de un grupo nitro a un grupo amino mediante, por ejemplo, hidrogenación catalítica con un catalizador de níquel o tratamiento con hierro en presencia de ácido clorhídrico con calentamiento; oxidación de alquiltio a alquilsulfinilo o alquilsulfonilo.
También se apreciará que en algunas de las reacciones mencionadas en el presente documento puede ser necesario/deseable proteger cualquier grupo sensible en los compuestos. Los casos en los que la protección es necesaria o deseable y los métodos adecuados de protección son conocidos por los expertos en la técnica. Los grupos protectores convencionales se pueden usar de acuerdo con la práctica estándar (para ilustración, véase T.W. Green, Protective Groups in Organic Synthesis, John Wiley and Sons, 1991). Por lo tanto, si los reactivos incluyen grupos tales como amino, carboxi o hidroxi, puede ser deseable proteger el grupo en algunas de las reacciones mencionadas en el presente documento.
Un grupo protector adecuado para un grupo amino o alquilamino es, por ejemplo, un grupo acilo, por ejemplo un grupo alcanoilo tal como acetilo, un grupo alcoxicarbonilo, por ejemplo un grupo metoxicarbonilo, etoxicarbonilo o tertbutoxicarbonilo, un grupo arilmetoxicarbonilo, por ejemplo benciloxicarbonilo, o un grupo aroilo, por ejemplo benzoilo. Las condiciones de desprotección para los grupos protectores anteriores varían necesariamente con la elección del grupo protector. Así, por ejemplo, un grupo acilo tal como un grupo alcanoilo o alcoxicarbonilo o un grupo aroilo puede eliminarse, por ejemplo, mediante hidrólisis con una base adecuada tal como un hidróxido de metal alcalino, por ejemplo hidróxido de litio o sodio. Alternativamente, un grupo acilo tal como un grupo tert-butoxicarbonilo puede eliminarse, por ejemplo, por tratamiento con un ácido adecuado tal como ácido clorhídrico, sulfúrico o fosfórico o ácido trifluoroacético y un grupo arilmetoxicarbonilo tal como un grupo benciloxicarbonilo puede eliminarse, por ejemplo, por hidrogenación sobre un catalizador tal como paladio sobre carbono, o por tratamiento con un ácido de Lewis, por ejemplo tris(trifluoroacetato) de boro. Un grupo protector alternativo adecuado para un grupo amino primario es, por ejemplo, un grupo ftaloilo que puede eliminarse por tratamiento con una alquilamina, por ejemplo dimetilaminopropilamina, o con hidrazina.
Un grupo protector adecuado para un grupo hidroxi es, por ejemplo, un grupo acilo, por ejemplo un grupo alcanoilo, tal como acetilo, un grupo aroilo, por ejemplo benzoilo, o un grupo arilmetilo, por ejemplo bencilo. Las condiciones de desprotección para los grupos protectores anteriores variarán necesariamente con la elección del grupo protector. Así, por ejemplo, un grupo acilo tal como un grupo alcanoilo o un grupo aroilo puede eliminarse, por ejemplo, mediante hidrólisis con una base adecuada tal como un hidróxido de metal alcalino, por ejemplo hidróxido de litio o sodio. Alternativamente, un grupo arilmetilo tal como un grupo bencilo puede eliminarse, por ejemplo, mediante hidrogenación sobre un catalizador tal como paladio sobre carbono.
Un grupo protector adecuado para un grupo carboxi es, por ejemplo, un grupo esterificante, por ejemplo, un grupo metilo o etilo que puede eliminarse, por ejemplo, mediante hidrólisis con una base tal como hidróxido de sodio, o por ejemplo un grupo tert-butilo que puede eliminarse, por ejemplo, por tratamiento con un ácido, por ejemplo un ácido orgánico tal como ácido trifluoroacético, o por ejemplo un grupo bencilo que puede eliminarse, por ejemplo, por hidrogenación sobre un catalizador tal como paladio sobre carbono.
Los grupos protectores pueden eliminarse en cualquier etapa conveniente de la síntesis utilizando técnicas convencionales bien conocidas en la técnica química.
De acuerdo con un aspecto adicional de la invención, se proporciona una composición farmacéutica que comprende un compuesto de Fórmula (I), o una sal farmacéuticamente aceptable del mismo, como se define en el presente documento en asociación con un diluyente o vehículo farmacéuticamente aceptable.
Se entiende que un compuesto de Fórmula (I) se puede obtener por separación (por ejemplo, separación quiral) de una mezcla de compuestos de Fórmula (I); para los Ejemplos 9 y 2, 41 y 42, 43 y 14, 59 y 60. 61 y 62, 64 y 65, 68 y 69, 70 y 71, 72 y 73, 79 y 80. 83 y 84.
Algunos compuestos de Fórmulas (II), (V), (VI), (IX), (XI), (XII), (XIII), (XV), (XVI) y (XVII) son novedosos.
El ácido (1S,3R)-3-(acetamino)ciclohexanocarboxílico es un intermedio clave en la síntesis de algunos compuestos de Fórmula (I). La siguiente ruta (esquema a continuación, descrito en el Ejemplo 85), que da acceso a este intermedio clave en una forma enantioméricamente pura, es novedosa y útil.

,
46% 40%cis x HCI NaOH R, = i-Pr 1) NaOH extracciones .__ I 2) H+, 94%
100%
Esta ruta se basa en la acilación enantioselectiva enzimática del 3-aminocidohexilcarboxilato de isopropilo (usando Novozym 435) como se ilustra a continuación:

Los aspectos de la presente divulgación pueden definirse adicionalmente por referencia a los siguientes ejemplos no limitativos, que describen en detalle la preparación de ciertos compuestos y productos intermedios de la presente divulgación y los métodos para usar compuestos de la presente divulgación. Será evidente para los expertos en la técnica que pueden realizarse muchas modificaciones, tanto de los materiales como de los métodos, sin apartarse del alcance de la presente divulgación.
A menos que se establezca otro cosa:
(i) las operaciones se llevaron a cabo a temperatura ambiente, es decir, en el rango de 17 a 25 °C y bajo una atmósfera de un gas inerte tal como el nitrógeno, a menos que se indique otra cosa;
(ii) las evaporaciones se llevaron a cabo mediante evaporación rotatoria o utilizando un equipo Genevac o un evaporador Biotage v10 al vacío y los procedimientos de tratamiento se llevaron a cabo después de la eliminación de los sólidos residuales por filtración;
(iii) las purificaciones por cromatografía instantánea se realizaron en un CombiFlash® Rf de Teledyne Isco CombiFlash® Ri o CombiFlash® Companion® de Teledyne Isco, utilizando columnas de sílica RediSep Rf Gold preenvasadas (20-40 pm, partículas esféricas), cartuchos GraceResolv™ (silicona Davisil®) o Cartuchos de Silicycle (40 - 63 pm).
(iv) la cromatografía preparativa se realizó en un instrumento de HPLC de preparación Gilson con colección UV; como alternativa, la cromatografía preparativa se realizó en un instrumento Waters AutoPurification HPLC-MS con recolección activada por MS y UV;
(v) la cromatografía de preparación quiral se realizó en un instrumento Gilson con colección UV (233 inyector/colector de fracciones, bombas 333 y 334, detector de 155 UV) o un instrumento Varian Prep Star (2 bombas SDl, detector de 325 UV, colector de fracciones 701) bomba funcionando con inyección Gilson 305; alternativamente, la cromatografía de preparación quiral se realizó en un instrumento Waters Prep 100 SFC-MS con colección activada por MS y UV o un instrumento Thar MultiGram III SFC con colección UV.
(vi) los rendimientos, cuando están presentes, no son necesariamente los máximos alcanzables;
(vii) en general, las estructuras de los productos finales de la Fórmula I se confirmaron mediante espectroscopia de resonancia magnética nuclear (RMN); Los valores de desplazamiento químico de RMN se midieron en la escala delta [los espectros de resonancia magnética de protones se determinaron utilizando un instrumento Bruker Avance 500 (500 MHz) o Bruker Avance 400 (400 MHz)]; las medidas se tomaron a temperatura ambiente a menos que se especifique otra cosa; Se han utilizado las siguientes abreviaturas: s, singlete; d, doblete; t, triplete; q, cuarteto; m, multiplete; dd, doblete de dobletes; ddd, doblete de doblete de doblete; dq, doble de cuartetos; dt, doblete de triplete; tt, triplete de triplete; p, pentete; br, señal amplia.
(viii) en general, los productos finales de la Fórmula I también se caracterizaron por espectroscopia de masas después de la cromatografía líquida (LCMS o UPLC); La UPLC se llevó a cabo utilizando una Waters UPLC equipada con un espectrómetro de masas Waters SQ (Columna 40, UV = 220-300 nm, Especificación de masa = ESI con cambio positivo/negativo) a una tasa de flujo de 1 ml/min utilizando un sistema de solvente de 97% A 3% B a 3% A a 97% B durante 1.50 min (tiempo de ejecución total con equilibrio hasta condiciones iniciales, etc., 1.70 min), donde A = 0.1% de ácido fórmico en agua (para trabajo ácido) o 0.1% de amoníaco en agua (para trabajos de base) B = acetonitrilo. Para el análisis de ácidos, la columna utilizada fue Waters Acquity HSS T3 1.8 pm 2.1 x 50 mm, para el análisis de base, la columna utilizada fue Waters Acquity BEH 1.7 pm 2.1 x 50 mm. Alternativamente, la UPLC se llevó a cabo utilizando una UPLC de Waters equipada con un espectrómetro de masas Waters SQ (Temp. de columna 30, UV = 210-400 nm, Especificación de masa = ESI con cambio positivo/negativo) a un tasa de flujo de 1 ml/min usando un gradiente de disolvente de 2 a 98% de B durante 1.5 minutos (tiempo de ejecución total con equilibrio hasta las condiciones de inicio: 2 minutos), donde A = ácido fórmico al 0.1% en agua y B = ácido fórmico al 0.1% en acetonitrilo (para trabajo con ácido) o A = 0.1% de hidróxido de amonio en agua y B = acetonitrilo (para trabajo base). Para el análisis de ácidos, la columna utilizada fue una Waters Acquity HSS t 31.8 pm 2.1 x30 mm, para el análisis de base la columna utilizada fue una Waters Acquity BEH C181.7 pm 2.1x30 mm; la LCMS se llevó a cabo utilizando un Waters Alliance HT (2795) equipado con un espectrómetro de masas Waters ZQ ESCi y una columna Phenomenex Gemini -NX (5 pm x 2.1 mm) a una tasa de flujo de 1.1 mL/min 95% A a 95% B más de 4 minutos con una espera de 0.5 minutos. El modificador se mantuvo a un 5% constante de C(50:50 acetonitrilo: agua al 0.1% de ácido fórmico) o D (50:50 acetonitrilo: agua al 0.1% de hidróxido de amonio dependiendo de si era un método ácido o básico. Se entiende que, a menos que se especifique otra cosa, solo se reporta el pico de masa más característico, redondeado a la unidad inferior. Por lo general, cuando existen varios isótopos de un átomo, solo se reporta el isótopo más común (por ejemplo, 35Cl, 79Br, 12C...)
(ix) la purificación por intercambio de iones se realizó generalmente utilizando un cartucho SCX-2 (Biotage).
(x) la pureza intermedia se evaluó mediante cromatografía de capa fina, espectral de masas, HPLC(cromatografía líquida de alta resolución) y/o análisis de RMN;
(xi) la rotación óptica se mide en grados;
(xii) El análisis de XRPD se realizó utilizando un difractómetro Bruker D4, que está disponible comercialmente en Bruker AXS Inc.™ (Madison, Wisconsin). Los espectros de XRPD se obtuvieron montando una muestra (aproximadamente 20 mg) del material para su análisis en un único soporte de oblea de cristal de silicio (por ejemplo, un soporte de muestra de difracción de rayos X de fondo cero de silicio Bruker) y extendiendo la muestra en una capa delgada con la ayuda de un portaobjetos de microscopio. La muestra se centrifugó a 30 revoluciones por minuto (para mejorar las estadísticas de conteo) y se irradió con rayos X generados por un tubo de foco fino largo de cobre operado a 40 kV y 40 mA con una longitud de onda de 1.5406 angstroms (es decir, aproximadamente 1.54 angstroms). La muestra se expuso durante 1 segundo por incremento de 0.02 grados 2-theta (modo de exploración continua) en el rango de 2 grados a 40 grados 2-theta en modo theta-theta. El tiempo de ejecución fue de 31 min, 41 s. El experto en la técnica aprecia que los valores de XRPD 20 pueden variar con un rango razonable, por ejemplo, en el rango de ± 0.1 ° 20. El experto en la materia aprecia que las intensidades de XRPD pueden variar cuando se miden esencialmente la misma forma cristalina por una variedad de razones que incluyen, por ejemplo, la orientación preferida. Los principios de XRPD se describen en publicaciones tales como, por ejemplo, Giacovazzo, C. et al. (1995), Fundamentals of Crystallography, Oxford University Press; Jenkins, R. and Snyder, R. L. (1996), Introduction to X-Ray Powder Diffractometry, John Wiley & Sons, New York; and Klug, H. P. & Alexander, L. E. (1974), X-ray Diffraction Procedures, John Wiley and Sons, New York. Debido a que las intensidades relativas son menos confiables y en lugar de valores numéricos, se utilizan las siguientes definiciones.

Se han omitido algunos picos muy débiles adicionales encontrados en el difractograma.
(xiii) DSC se realizó utilizando un TA Instruments modelo Q1000. Una muestra (aproximadamente 2 mg) se pesó en una bandeja de muestra de aluminio y se transfirió a la DSC. El instrumento se purgó con nitrógeno a 50 ml/min y los datos se recolectaron entre 25 °C y 300 °C, utilizando una tasa de calentamiento dinámico de 10 °C/min. El análisis de DSC se realizó en muestras preparadas de acuerdo con métodos estándar utilizando un calorímetro Q SERIES™ Q1000 DSC disponible en TA INSTRUMENTS® (New Castle, Delaware). El instrumento se purgó con nitrógeno a 50 ml/min y los datos se recolectaron entre 25 °C y 300 °C, utilizando una tasa de calentamiento dinámico de 10 °C/minuto. Los datos térmicos se analizaron utilizando un software estándar, por ejemplo, Universal v.4.5A de TA INSTRUMENTS®.
(xiv) Análisis de termogravimetría (TGA): El TGA se realizó utilizando un modelo Q5000 de TA Instruments. Se colocó una muestra (aproximadamente 5 mg) en una bandeja de muestra de aluminio y se insertó en el horno de TGA. El instrumento se purgó con nitrógeno a 50 ml/min y los datos se recolectaron entre 25 °C y 300 °C, utilizando una tasa de calentamiento dinámico de 10 °C/min. Los datos térmicos se analizan utilizando un software estándar, por ejemplo, Universal v.4.5A de TA INSTRUMENTS®.
(xv) Se han utilizado las siguientes abreviaturas:
Precatalizador de XPhos de segunda generación (o X-Phos) cloro (2-diciclohexilfosfino-2 ', 4', 6'-triisopropil-1,1 '-bifenil) [2-(2'-amino-1,1'-bifenil)]paladio (II)
Precatalizador RuPhos de 3a generación metanosulfonato de (2-diciclohexilfosfino-2',6'-diisopropoxM,1'-bifenil)[2-(2'-amino-1,1'-bifenil)] paladio (II)
aq. acuoso
atm atmósfera
BuLi n-butil litio
CDCl3 deutero-cloroformo
CD3OD deutero-metanol
CDI carbonil diimidazol
Conc. concentrado
DCM diclorometano
DIPEA N,N-diisopropiletilamina
DMA N,N-dimetilacetamida
DMF N,N-dimetilformamida
DMSO dimetilsulfóxido
DMSO-d6 deutero-dimetilsulfóxido
dppf 1, 1 '-bis (difenilfosfino)ferroceno
DSC calorimetría diferencial de barrido
EtOH etanol
EtOAc acetato de etilo
HATU 3-óxido hexafluorofosfato de 1 -[bis (dimetilamino)metilen]-1H-1,2,3-triazolo [4,5-b]piridinio
h hora (s)
IPA/iPrOH alcohol isopropilico
MeCN acetonitrilo
MeOH Metanol
MTBE metil-ter-butil éter
NBS N-bromosuccinimida
NIS N-yodosuccinimida
NMP N-metilpirrolidina
PdCl2(dppf) [1,1'- Bis (difenilfosfinio)ferroceno]-dicloropaladio (II)
Pd(P(Cy)3)2Cl2 Bis (triciclohexilfosfina)dicloropaladio (II)
r.t. temperatura ambiente
SCX/SCX-2 Cromatografía de intercambio catiónico fuerte
SEM-Cl cloruro de 2-(trimetilsilil)etoximetilo
SFC cromatografía de fluidos supercríticos.
T3P® anhídrido del ácido propano fosfónico
TBS/TBDMS tert-butildimetilsililo
TBS-Cl cloruro de tert-butildimetilsililo
TEA trietilamina
TFA ácido trifluoroacético
TGA Análisis termogravimétrico
THF tetrahidrofurano
TMEDA tetrametiletilendiamina
Xantphos 4,5-bis (difenilfosfino)-9,9-dimetilxanteno
XRPD Difracción de rayos X en polvo
Ejemplo 1: (R)-W-(5-doro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridm-3-M)pmdm-2-M)piperidm-3-carboxamida

Se añadió gota a gota TFA (2 ml, 26,0 mmol) a 3-((5-cloro-4-(5,6,7,8-tetrahidroimidazo [1,2-a]piridin-3-il)piridin-2-il) carbamoil) piperidin-1-carboxilato de (R)-tert-butil (0.40 g, 0.52 mmol) en DCM (5 ml). La mezcla resultante se agitó a temperatura ambiente durante 1 h antes de concentrarse bajo presión reducida. El producto crudo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, 5 ^m de sílica, 30 mm de diámetro, 100 mm de longitud) utilizando mezclas de agua cada vez menos polares (que contienen carbonato de amonio al 0.1%) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron hasta sequedad para proporcionar (R)-N-(5-cloro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridin-3-il)piridin-2-il)piperidin-3-carboxamida (22.0 mg, 11.7%) as a white solid. 1H RMN (400 MHz, CD3OD, 22°C) 1.41 - 1.52 (1H, m), 1.57 - 1.68 (2H, m), 1.85 - 1.94 (5H, m), 2.48 - 2.57 (2H, m), 2.68 - 2.76 (1H, m), 2.80 - 2.89 (3H, m), 2.97 - 3.03 (1H, m), 3.78 - 3.84 (2H, m), 7.04 (1H, s), 8.10 (1H, s), 8.29 (1H, s), no se observaron NH de amida y piperidina.. m/z: ES+ [M+H]+ 360.
Los procedimientos para la preparación del material de partida (R)-tert-butil 3-((5-cloro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridin-3-il)piridin-2-il)carbamoil)piperidin-1 -carboxilato se describen a continuación:
Preparación de 3-(2,5-dicloropiridin-4-il)-5,6,7,8-tetrahidroimidazo[1,2-a]piridina

Se añadió carbonato de cesio (3,24 g, 9,95 mmol) a 3-bromo-5,6,7,8-tetrahidroimidazo [1,2-a]piridina (500 mg, 2,49 mmol), ácido (2,5-dicloropiridin-4-il)borónico (3.34 g, 17.4 mmol) Pd(dppf)Cl2 -CH2Cl2 (203 mg, 0.25 mmol), dioxano (10 ml) y agua (1 ml) bajo nitrógeno. La mezcla resultante se agitó a 90°C durante 2 h. La mezcla de reacción se concentró bajo presión reducida hasta sequedad y se volvió a disolver en EtOAc (50 ml) antes de lavarla secuencialmente con agua (2 x 20 ml) y cloruro de sodio acuoso saturado (50 ml). La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 0 a 25% de EtOAc en éter de petróleo. Las fracciones puras se concentraron hasta sequedad para proporcionar 3-(2,5-dicloropiridin-4-il)-5,6,7,8-tetrahidroimidazo[1,2-a]piridina (500 mg, 75.0%) como un sólido color marrón. m/z: ES [[M+H]+ 268.
Preparación de (R)-tert-butil 3-((5-cloro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridin-3-il)piridin-2-il)carbamoil)piperidin-1-carboxilato
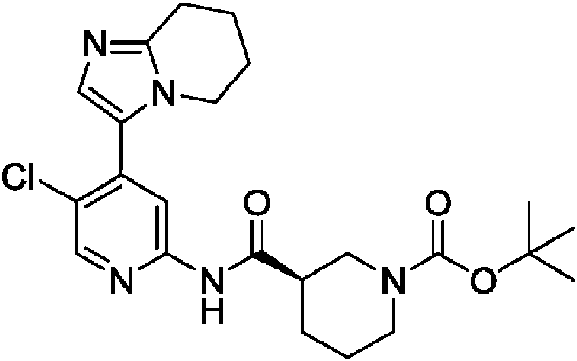
Se añadió 3-(2,5-dicloropiridin-4-il)-5,6,7,8-tetrahidroimidazo [1,2-a]piridina (460 mg, 1,72 mmol) a (R)-tert-butil 3-carbamoilpiperidin-1-carboxilato (470 mg, 2.06 mmol), Pd(PPh3)4 (198 mg, 0.17 mmol), carbonato de cesio (1.68 g, 5.15 mmol), Xantphos (199 mg, 0.34 mmol) y dioxano (8 ml) ) bajo nitrógeno. La mezcla resultante se agitó a 120°C durante 2 h. La mezcla de reacción se filtró luego, y el filtrado resultante se purificó por cromatografía instantánea, gradiente de elución 0 a 50% de EtOAc en éter de petróleo. Las fracciones puras se concentraron bajo presión reducida para proporcionar (R)-tert-butil-3-((5-cloro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridin-3-il)piridin-2-il)carbamoil) piperidin-1-carboxilato (400 mg, 50.7%) como un aceite de color amarillo. m/z: ES [[M+H]+ 460.
Ejemplo 2: (1S,3R)-3-acetamido-W-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-il)piridm-2-il)ciclohexanocarboxamida

Se añadió gota a gota cloruro de acetilo (1,0 ml, 14,5 mmol) a una mezcla de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5- a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (2,46 g, 6,59 mmol) y piridina (6,40 ml, 79,1 mmol) en DCM (58,5 ml) a 0 °C. Después de 45 minutos, la mezcla se lavó con hidrogenocarbonato de sodio acuoso saturado y cloruro de sodio acuoso saturado antes de secarse sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El aceite ámbar oscuro resultante se purificó por cromatografía instantánea de sílica, gradiente de elución de 0 a 10% de metanol en DCM. Las fracciones del producto se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (2,6 g, 93% de rendimiento en tres pasos) como un sólido de espuma de color beige claro.
El análisis de (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) ciclohexanocarboxamida mediante Condiciones analíticas de SFC (véase más abajo) determinó que este material contenía 98% (1 S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (Rt = 1.42 min) y 2% (1R, 3S)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (Rt = 2,42 min). Este material se purificó mediante condiciones de SFC preparativas (columna Chiralpak IA, 5 ^m, 30 mm de diámetro, 250 mm de longitud, 40 °C de temperatura de
columna, 100 bar de presión de salida, 120 mL/min de tasa de flujo), eluyendo con metanol al 40% que contenía 0.1%. Dimetiletilamina en CO2 , para eliminar el enantiómero (1R, 3S). Las fracciones del producto para el enantiómero de elución más rápida se concentraron bajo presión reducida para proporcionar 2,3 g de un sólido rosa ámbar. Este sólido se repurificó mediante cromatografía instantánea de sílica (tapón), gradiente de elución 0 a 10% de MeOH en acetato de etilo, para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6),7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (2,25 g) como un sólido blanco espumoso. El producto se trató con 20 ml de acetonitrilo y la mezcla resultante se calentó hasta condiciones de reflujo antes de dejar enfriar a temperatura ambiente. Se agregó acetonitrilo adicional (~5 mL) y el proceso se repitió hasta que todo el sólido se disolvió. La solución amarilla tenue resultante se enfrió hasta temperatura ambiente y se formó un precipitado. Después de 1 h, el precipitado se filtró y se lavó con acetonitrilo antes de secarse al vacío a 65 °C durante 1 h. El sólido se enfrió hasta temperatura ambiente. para proporcionar (1S,3R)-3-acetamido-W-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (1.76 g). 1H RMN (300 MHz, DMSO-de, 27°C) 0.97 - 1.17 (1H, m), 1.20 - 1.38 (3H, m), 1.68 - 1.94 (9H, m), 1.96 - 2.07 (2H, m), 2.54 - 2.68 (1H, m), 2.80 (2H, t), 3.46 - 3.65 (1H, m), 4.14 (2H, t), 7.73 (1H, d), 7.76 (1H, s), 8.14 (1H, s), 8.38 (1H, s), 10.57 (1H, s). m/z: ES+ [M+H]+ 416.
Condiciones analíticas de SFC:

Rotación óptica:

Los cristales del Ejemplo 2 se analizaron por XRPD y los resultados se tabulan a continuación y se muestran en la Figura 7. El XRPD del sólido confirma que el sólido contiene la Forma B del Ejemplo 2.
Ejemplo 2 Los picos principales de la Forma B se muestran en la Tabla 1 a continuación:

De acuerdo con la presente invención, se proporciona una forma cristalina, la Forma B, que tiene un patrón de difracción de rayos X en polvo con picos específicos en aproximadamente 2 -theta = 5.5, 6.8 , 13.6, 16.1, 20.5, 2 1.2 , 21.6, 22.8, 26.7, 27.4°.
Los cristales obtenidos del Ejemplo 2 (Forma B) se analizaron mediante técnicas térmicas. El análisis por DSC indicó que la Forma B tiene varios eventos térmicos, incluido un evento exotérmico con un punto de inicio a 150 °C y un pico a 153 °C, seguido de fusión con un punto de inicio a 201 °C y un pico a 202 °C. TGA indicó que la Forma B exhibe una pérdida de masa de aproximadamente 4.5% al calentar de 22 °C a 150 °C. En la Figura 8 se muestra un termograma DSC/TGA representativo.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 5-cloro-4-yodopiridin-2-amina

La reacción se dividió en 4 recipientes de reacción de microondas sellados separados, cada uno con 750 mg (2,95 mmol) de 5-cloro-2-fluoro-4-yodopiridina, 8,4 ml de hidróxido de amonio acuoso concentrado y 7,5 ml de NMP. Los recipientes de reacción se calentaron cada uno a 100°C durante 17 h. Los lotes combinados se diluyeron luego con agua (50 ml) y se extrajeron con EtOAc (3 x 120 ml). Las capas orgánicas combinadas se secaron sobre MgSO4 , se filtraron y se concentraron bajo presión reducida para proporcionar un aceite de color amarillo pálido. El aceite se cargó en una columna SCX-2 de 20 g y se eluyó secuencialmente con DCM, MeOH y NH3 al 1% en MeOH. Las fracciones básicas se concentraron para proporcionar el producto deseado en forma de un sólido incoloro (2,9 g, 99%).
1H RMN (400 MHz, DMSO-cfe, 30°C) 6.21 (2H, s), 7.05 (1H, s), 7.93 (1H, s). m/z: ES+ [M+H]+ 255.
Preparación de 5-doro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina

Se añadieron secuencialmente carbonato de cesio (13,4 g, 41,2 mmol) y PdCh(dppf) • CH2CI2 (0.94 g, 1,2 mmol) a una mezcla desgasificada de 5-cloro-4-yodopiridin-2-amina (4,19 g, 16,5 mmol), 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo- [1,5-a]piridina (5,72 g, 23,1 mmol) ), 1,4-dioxano (141 ml) y agua (23,5 ml). La mezcla roja resultante se calentó hasta 95°C y se volvió transparente. Con agitación vigorosa se formó un precipitado que gradualmente se disolvió de nuevo. Después de 4 h, se añadieron otros 800 mg de éster borónico; después de otros 40 minutos, la reacción se enfrió a temperatura ambiente. y se agita en estas condiciones durante 18 h. La mezcla se diluyó luego con acetato de etilo y las capas se separaron. La capa orgánica se lavó con cloruro de sodio acuoso saturado, se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El aceite resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 10% de metanol en acetato de etilo. Las fracciones del producto se combinaron, se concentraron bajo presión reducida, y el residuo resultante se agitó vigorosamente en DCM: hexano 1:1 durante 20 minutos. La mezcla se diluyó luego con hexano y se filtró con un lavado con hexano. El sólido resultante se secó al vacío para proporcionar 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina (2,79 g, 68,1%) como agujas de color naranja-beige claro. 1H RMN (300 MHz, DMsO-d6, 27°C) 1.74 - 1.88 (2H, m), 1.96 - 2.06 (2H, m), 2.76 (2H, t), 4.12 (2H, t), 6.03 (2H, br. s), 6.43 (1H, s), 7.63 (1H, s), 7.94 (1H, s). m/z: ES+ [M+H]+ 249.
Preparación de ácido cis-3-(fe/f-butoxicarbonilamino)ciclohexanocarboxflico
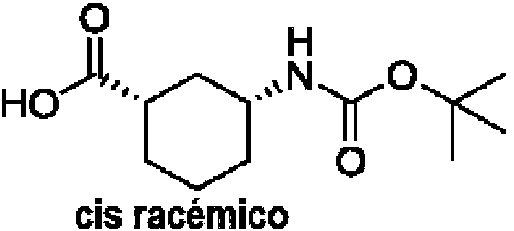
Un recipiente fijo de 5 litros se cargó con ácido cis-3-aminociclohexanocarboxílico (100 g, 698 mmol; adquirido de TCI), agua (900 ml), 1,4-dioxano (900 ml) y N-etil-N-isopropilpropán 2-amina (487 mL, 2793 mmol). Después de agitar a temperatura ambiente durante 5 min, la mezcla se enfrió a 0°C. Luego se añadió dicarbonato de di-tert-butil (168 g, 768 mmol) en porciones a la mezcla de reacción, que se dejó calentar hasta temperatura ambiente después se añadió la porción final. La mezcla de reacción se volvió a enfriar a 0 °C y se añadió HCl acuoso 2 M para ajustar el pH a 2. Se observó una pequeña exotermia (<5 °C) entre la adición de cada porción de 50 ml de HCl acuoso 2 M. La mezcla de reacción se extrajo con EtOAc (2 x 500 ml) y las capas orgánicas combinadas se lavaron con agua (400 ml) y se secaron sobre sulfato de sodio. La mezcla se filtró y el filtrado se concentró bajo presión reducida para proporcionar, después de secar durante la noche, ácido cis-3-((tert-butoxicarbonil)amino)ciclohexanocarboxílico (170 g, 100%) como un sólido blanco. 1H RMN (400 MHz, DMSO-d>, 30°C) 0.95 - 1.33 (4H, m), 1.37 (9H, s), 1.64 - 1.75 (2H, m), 1.79 (1H, d), 1.94 (1H, d), 2.22 (1H, tt), 3.13- 3.26 (1H, m), 6.72 (1H, d), 12.01 (1H, s). m/z: ES+ [M+Na]+ 266.
Preparación de (S)-1- feniletanaminio (1S,3R)-3-((fe/f-butoxicarbonil)amino)ciclohexanocarboxilato

Usando un procedimiento similar al descrito en el documento WO2011/1106112, se añadió ácido cis-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (49.9 g, 166 mmol) a un matraz de fondo redondo de 1 l y se disolvió en etanol (400 ml) . La mezcla se agitó a temperatura ambiente. Hasta que todo el material de partida se disuelva. Se añadió (S)-1-feniletanamina (23.6 ml, 183 mmol); La mezcla se agitó a temperatura ambiente. Hasta que se formó gradualmente un precipitado blanco. La mezcla de reacción se calentó luego a 80°C hasta que se obtuvo una solución clara. Luego, el calentador de reacción se apagó y la mezcla de reacción se dejó enfriar a temperatura ambiente.
Después de agitar a temperatura ambiente durante otras 16 h, la mezcla resultante se filtró para dar un sólido blanco. Este sólido se volvió a disolver en etanol (150 ml) y se calentó a 80°C hasta que se obtuvo una solución transparente. Luego, el calentador de reacción se apagó y la mezcla de reacción se dejó enfriar a temperatura ambiente. La filtración produjo un sólido blanco (14.6 g), que se recristalizó nuevamente en etanol (100 ml) usando el mismo procedimiento para producir (S)-1-feniletanaminio (1S,3R)-3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato (12.5 g, 20.7%) como un sólido blanco. 1H RMN (400 MHz, DMSO-de, 30°C) 0.98 - 1.23 (4H, m), 1.26 (3H, d), 1.38 (9H, s), 1.66 - 1.84 (3H, m), 1.95 (1H, m), 2.21 (1H, m), 3.21 (1H, m), 4.00 (1H, q), 6.72 (1H, m), 7.16 - 7.23 (1H, m), 7.30 (2H, m), 7.34 - 7.4 (2H, m), Nh 3+ not observed.
Preparación de ácido (1S,3R)-3-(ferf-butoxicarbonilamino)ciclohexanocarboxílico

(S)-1-feniletanaminio (1S,3R)-3-((tert-butoxicarbonil)amino)ciclohexano-carboxilato (9.85 g, 27.0 mmol) se suspendió en 250 ml de EtOAc, y la capa orgánica se lavó con HCl 0.5 M (2 x 125 ml). La capa orgánica se recogió y las capas acuosas combinadas se extrajeron con EtOAc (300 ml). Las capas orgánicas combinadas se lavaron con agua (2 x 500 ml) y cloruro de sodio acuoso saturado (500 ml) antes de secarse sobre Na2SO4, se filtraron y se concentraron bajo presión reducida. El sólido resultante se secó luego a vacío para proporcionar ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (5,5 g, 84%) como un sólido blanco. 1H RMN (400 MHz, DMSO-de, 30°C) 0.99 - 1.35 (4H, m), 1.38 (9H, s), 1.68 - 1.85 (3H, m), 1.96 (1H, d), 2.23 (1H, tt), 3.15 - 3.30 (1H, m, partially obscured by water peak), 6.72 (1H, d), 12.01 (1H, s).
Determinación representativa de enantiopureza:
HATU (0.413 g, 1.09 mmol) se agregó a una solución de (4-metoxifenil) metanamina (0.142 mL, 1.09 mmol), ácido (1S,3R)-3-((tert-butoxicarbonil)amino)ciclohexanocarboxílico (0.240 g, 0.99 mmol), DIPEA (0.345 mL, 1.97 mmol) y DMF (1.980 mL). La solución de color amarillo brillante se convirtió en una mezcla durante 30 minutos y luego se diluyó con acetato de etilo y se lavó secuencialmente con agua, bicarbonato de sodio acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó luego sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con metanol isocrático al 5% en DCM, para proporcionar tert-butil ((1R, 3S)-3-((4-metoxibencil) carbamoil)ciclohexil) carbamato (0.30 g, 84% ) como un sólido blanco. (0.30 g, 84 %) as a white solid. 1H RMN (300 MHz, DMSO-de, 27°C) 0.97 - 1.14 (1H, m), 1.15 - 1.32 (3H, m), 1.38 (9H, s), 1.56 - 1.84 (4H, m), 2.12 - 2.29 (1H, m), 3.14 - 3.28 (1H, m), 3.73 (3H, s), 4.17 (2H, br. d), 6.70 - 6.77 (1H, m), 6.87 (2H, d), 7.14 (2H, d), 8.16 (1H, t). m/z: ES+ [M+H]+ 363.
Las muestras preparadas de esta manera se analizaron posteriormente mediante Condiciones analíticas de SFC de la siguiente manera:

Tiempo(s) de retención:
3.33 min, tert-butil ((1R,3S)-3-((4-metoxibencil)carbamoil)cidohexil)carbamato
5.21 min, tert-butil ((1S,3R)-3-((4-metoxibencil)carbamoil)ciclohexil)carbamato
Preparación de tert-butil ((1R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato (también conocido como Ejemplo 31a)

Se añadió 1-cloro-N,N,2-trimetilprop-1-en-1-amina (1.12 ml, 8.44 mmol) a una solución de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (2,01 g, 8,24 mmol) en DCM (50 ml) a 0°C. La reacción se mantuvo bajo estas condiciones durante 100 minutos. Durante este tiempo, 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina (1.64 g, 6.59 mmol), piridina (2.1 mL), 26,4 mmol) y DCM (20 ml) se combinaron en un matraz separado. La mezcla resultante se calentó suavemente (~ 40 °C) hasta que se disolvieron todos los sólidos. La solución resultante se enfrió luego a 0°C, después de lo cual se formó una mezcla homogénea de color amarillo claro. Esta mezcla se agregó rápidamente a través de una cánula a la solución previamente preparada de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico y 1-cloro-N,N,2-trimetilprop-1-en-1- amina, resultando en una solución amarilla más oscura. La reacción se dejó calentar hasta temperatura ambiente durante la noche y luego se hasta sequedad. La mezcla de color gris se llevó a la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 474. Preparación de dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (también conocido como Ejemplo 31b)
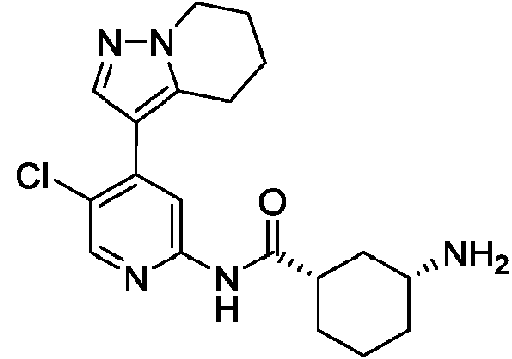
Se añadió ácido clorhídrico en dioxano (4 M; 10 ml, 40 mmol) a una mezcla de tert-butil ((1R, 3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato crudo (3.12 g, 6.59 mmol) en DCM (5 ml) y metanol (5 ml) a 0 °C. La mezcla se convirtió en una solución ámbar. Después de 1 h, la solución ámbar se concentró bajo presión reducida y el residuo resultante se secó al vacío hasta obtener un sólido de espuma beige/gris. Este material se llevó a la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 374.
Ejemplo 3: (1 S,3R)-3-acetamido-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-M)piridm-2-il)ciclohexanocarboxamida
Se añadió anhídrido acético (0.016 ml, 0.17 mmol) a (1S,3R)-3-amino-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-N)piridin-2-il)cidohexanocarboxamida (47 mg, 0.14 mmol) y trietilamina (0.023 ml, 0.17 mmol) en DCM (1 ml) a 21 °C bajo nitrógeno. La solución resultante se agitó bajo estas condiciones durante 60 h. La mezcla de reacción se cargó directamente sobre sílica y se purificó por cromatografía instantánea en sílica, gradiente de elución de 1 a 10% de MeOH en DCM. Las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (43 mg, 81%) como un sólido blanco.
1H RMN (400 MHz, CDCls, 30°C) 1.07 - 1.23 (1H, m), 1.37 - 1.53 (3H, m), 1.87 - 2.03 (8H, m), 2.03- 2.11 (2H, m), 2.25 (1H, d), 2.39 - 2.51 (1H, m), 3.06 (2H, t), 3.88 (1H, dtq), 4.20 (2H, t), 5.40 (1H, d), 7.10 (1H, dd), 7.80 (1H, s), 8.17 (1H, dd), 8.32 (1H, s), 8.35 (1H, s). m/z: ES+ [M+H]+ 382.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de tert-butil ((1 R,3S)-3-((4-bromopiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió 1-cloro-N,N,2-trimetilprop-1-en-1-amina (0.574 ml, 4,33 mmol) a una solución de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (1,01 g, 4,16 mmol; preparado de acuerdo con el Ejemplo 2) en DCM (40 ml) a 0°C. Después de 1.5 h, una mezcla de 4-bromopiridin-2-amina (0.6 g, 3,47 mmol) y piridina (1.12 ml, 13.9 mmol) en DCM (33.0 ml) se añadió mediante una cánula. La mezcla amarilla resultante se dejó calentar hasta temperatura ambiente y se agitó bajo estas condiciones durante 72 h. La mezcla ahora blanca se filtró, se enjuagó con un lavado con DCM frío y el precipitado blanco se secó al vacío a 70 °C durante 30 minutos para proporcionar tert-butil ((1R, 3S)-3-((4-bromopiridin-2-il) carbamoil)ciclohexil)carbamato (1,38 g, 100%) de pureza del 95% como un sólido blanco.
1H RMN (300 MHz, DMSO-d>, 27°C) 0.99 - 1.35 (4H, m) 1.38 (9H, s) 1.68 - 1.80 (3H, m) 1.88 (1H, d) 2.53- 2.64 (1H, m) 3.15 - 3.35 (1H, m) 6.76 (1H, d) 7.34 (1H, dd) 8.21 (1H, d) 8.33 (1H, d) 10.63 (1H, s). m/z: ES+ [M+H]+ 398.
Preparación de tert-butil ((1 R,3S)-3-((4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió precaralizador XPhos de 2da generación (9.88 mg, 0.01 mmol) en una porción a una mezcla desgasificada de tert-butil ((1R, 3S)-3-((4-bromopiridin-2-il) carbamoil)ciclohexil)carbamato (100). mg, 0.25 mmol), 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (93 mg, 0.38 mmol), fosfato de potasio (160 mg, 0.75 mmol), 1,4-dioxano (2 ml) y agua (0.2 ml) a 21 °C bajo nitrógeno. La mezcla resultante se agitó a 100°C durante 16 h. La mezcla de reacción se diluyó con EtOAc (10 ml) y se lavó secuencialmente con NaHCO3 saturado (10 ml). La capa acuosa se extrajo con EtOAc (2 x 10 ml) y las capas orgánicas combinadas se secaron sobre Na2SO4, se filtraron y se concentraron bajo presión reducida para proporcionar un producto crudo. El producto crudo se purificó por cromatografía instantánea, gradiente de elución de 20 a 80% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar tert-butil ((1R, 3S)-3-((4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (70.0 mg, 63.4%) como un polvo blanco. 1H Rm N (400 MHz, DMSO-d6, 30°C) 1.12 (1H, d), 1.21 - 1.33 (3H, m), 1.39 (9H, s), 1.76 (3H, s), 1.82 - 1.95 (3H, m), 2.00 (2H, d), 2.59 (1H, s), 2.97 (2H, t), 3.89 (1H, s), 4.12 (2H, t), 6.75 (1H, s), 7.19 (1H, dd), 7.85 (1H, s), 8.22 (2H, d), 10.32 (1H, s). m/z: ES+ [M+H]+ 440.
Preparación de (1 S,3R)-3-amino-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió gota a gota HCl en dioxano (4 M; 0.199 ml, 0.80 mmol) a tert-butil ((1R, 3S)-3-((4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)cidohexil)carbamato (70 mg, 0.16 mmol) en DCM (2 ml) a 21 °C bajo nitrógeno. La mezcla resultante se agitó a 21°C durante 16 h. Se añadió MeOH (1 ml) y la mezcla se purificó directamente mediante cromatografía de intercambio iónico, utilizando una columna SCX-2. El producto deseado se eluyó utilizando NH31 M en MeOH, y las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-amino-N-(4-(4,5,6,7-tetrahidropirazolo[1,5] -a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (47 mg, 87%) como un sólido cristalino blanco. 1H RMN (400 MHz, CD3OD, 30°C) 0.95 - 1.08 (1H, m), 1.2 - 1.4 (3H, m), 1.76 - 1.91 (5H, m), 1.99 (3H, dtt), 2.44 (1H, ddd), 2.61 (1H, tt), 2.95 (2H, t), 3.25 (1H, s), 4.07 (2H, t), 7.11 (1H, dd), 7.74 (1H, s), 8.07 -8.16 (2H, m), pico de NH2 no observado. m/z: ES+ [M+H]+ 340.
Ejemplo 4: Cis-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-il)piridm-2-il)-3-hidroxiciclobutanocarboxamida

Se añadió HCl en dioxano (4 M; 0.388 ml, 1.55 mmol) a cis-3-((tert-butildimetilsilil)oxi)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutancarboxamida (143 mg, 0.31 mmol) en DCM (3 ml) a 21 °C bajo nitrógeno. La suspensión resultante se agitó a 21°C durante 30 minutos. Se añadió MeOH (1 ml) y la mezcla se agitó a 21 °C durante 16 h. La mezcla se concentró y luego se diluyó con EtOAc (25 ml) y NaHCO3 acuoso saturado (25 ml). Las capas se separaron y la capa acuosa se extrajo con EtOAc (25 ml). Las capas orgánicas combinadas se secaron sobre sulfato de sodio y se concentraron bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, gradiente de elución de 50 a 100% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar cis-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)-3-hidroxiciclobutanocarboxamida (24.0 mg, 22.3%) como un sólido de color amarillo pálido. 1H RMN (400 MHz, CDCb, 30°C) 1.88 - 1.94 (2H, m), 2.05 - 2.15 (3H, m), 2.2 - 2.31 (2H, m), 2.62 - 2.73 (3H, m), 2.93 (2H, t), 4.18 - 4.31 (3H, m), 7.81 (1H, s), 7.88 (1H, s), 8.23 (1H, s), 8.26 (1H, d). m/z: ES+ [M+H]+ 347.
Los procedimientos para la preparación del material de partida cis-3-((terf-but//dimetilsilil)oxi)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutanocarboxamida se describen a continuación:
Preparación de cis-tert-but// dimetilsilil 3-((terf-but//dimetilsilil)oxi)ciclobutanocarboxilato

El ácido cis-3-hidroxiciclobutanocarboxílico (300 mg, 2,58 mmol) se disolvió en DCM (17,2 ml). Se añadieron secuencialmente tert-butilclorodimetilsilano (818 mg, 5,43 mmol) y 1H-imidazol (369 mg, 5,43 mmol), y la solución se colocó bajo nitrógeno. La reacción se dejó agitar durante 16 h a temperatura ambiente. La mezcla se diluyó con acetato de etilo (100 ml) y se lavó con HCl acuoso IN (30 ml), agua (30 ml) y cloruro de sodio acuoso saturado (40 ml) antes de secarse sobre sulfato de magnesio, se filtró y se concentró bajo presión reducida para proporcionar 3-((tertbutildimetilsilil)oxi)ciclobutanocarboxilato de cis-tert-butildimetilsililo ( 8 02 mg, 90%) como un sólido blanco. 1H RMN (400 MHz, CDCl3 , 30°C) 0.03 (6 H, s), 0.26 (6 H, s), 0.88 (9H, s), 0.94 (9H, d), 2.11 - 2.21 (2H, m), 2.43- 2.63 (3H, m), 4.07 - 4.17 (1H, m).
Preparación de ácido cis-3-((tert-but//dimetilsilil)oxi)ciclobutanocarboxílico

Se añadió carbonato de potasio (644 mg, 4,66 mmol) a una solución de cis-tert-butildimetilsilil 3-((tertbutildimetilsilil)oxi)cidobutanocarboxilato (803 mg, 2,33 mmol) en THF (15 ml) y agua (3 ml) . La mezcla resultante se agitó a temperatura ambiente durante 20 h. La mezcla de reacción se diluyó con agua y se lavó con EtOAc. La capa acuosa se acidificó con HCl acuoso 0.1 N y se extrajo con EtOAc (x2). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron para dar un producto crudo que se usó sin purificación en la siguiente etapa. 1H RMN (400 MHz, CDCls, 30°C) 0.00 (6H, s), 0.84 (9H, s), 2.09 - 2.29 (2H, m), 2.36 - 2.66 (3H, m), 3.97 - 4.23 (1H, m), no se observó CO2 H.
Preparación de 3-(5-cloro-2-fluoropiridin-4-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

3-(4,4,5,5-Tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (500 mg, 2,02 mmol) , 5-cloro-2-fluoro-4-yodopiridina (432 mg, 1,68 mmol), Precatalizador XPhos de 2da generación (132 mg, 0.17 mmol) y fosfato de potasio (1069 mg, 5,03 mmol) se suspendieron en dioxano (5 ml) y agua (0.50 ml). La reacción se desgasificó burbujeando nitrógeno a través de la mezcla de reacción durante 5 minutos antes de calentar hasta 90°C. La reacción se mantuvo en estas condiciones durante 20 h y luego se diluyó con agua (20 ml) y EtOAc (20 ml). Las capas se separaron y la capa acuosa se extrajo con EtOAc (3 x 20 ml). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado (20 ml), se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, gradiente de elución de 20 a 80% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 3-(5-cloro-2-fluoropiridin-4-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (440 mg, 104%) como un sólido cristalino color crema. Este material se llevó al siguiente paso sin purificación adicional.
1H RMN (400 MHz, CDCls, 30°C) 1.87 - 1.96 (2H, m), 2.08 - 2.16 (2H, m), 2.83 (2H, t), 4.23 (2H, t), 6.82 (1H, d), 7.80 (1H, s), 8.23 (1H, s). m/z: ES+ [M+H]+ 252.
Preparación de 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina

Se combinaron 3-(5-Cloro-2-fluoropiridin-4-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (440 mg, 1,49 mmol) e hidróxido de amonio (2,0 ml, 51 mmol) y se sellaron en un tubo de microondas. La reacción se calentó hasta 150°C durante 2 h en un reactor de microondas y se enfrió hasta temperatura ambiente. La mezcla de reacción se diluyó con EtOAc (25 ml) y agua (25 ml). Las capas se separaron y la capa acuosa se extrajo con EtOAc (3 x 25 ml). Las capas orgánicas se combinaron y se lavaron con cloruro de sodio acuoso saturado (25 ml), se secaron sobre Na2SO4, se filtraron y se concentraron bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea sobre sílica, eluyendo con 50% de EtOAc en heptano y luego con un 10% de MeOH en DCM. Las fracciones puras se evaporaron hasta sequedad para proporcionar 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina (80 mg, 22%) como un sólido blanco, ya caracterizado (Véase Ejemplo 3, Intermedios)
Preparación de cis-3-((fe/f-6uf//dimetilsilil)oxi)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutanocarboxamida

Se añadió N-etil-N-isopropilpropan-2-amina (0.167 ml, 0.94 mmol) a ácido cis-3-((tertbutildimetilsilil)oxi)cidobutanocarboxílico (79 mg, 0.34 mmol) y 2-(3H- [1,2,3]triazolo[4,5-b]piridin-3-il)-1,1,3,3-tetrametilisouronio hexafluorofosfato (V) (179 mg, 0.47 mmol) en DMF (1 ml) a 21 °C bajo nitrógeno. La solución resultante se agitó a 21°C durante 10 minutos. Se añadió una solución de 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina (78 mg, 0.31 mmol) en DMF (1 ml) y la mezcla resultante se agitó a 21°C durante 16 h. La agitación continuó durante 72 horas y se añadieron ácido cis-3-((tert-butildimetilsilil)oxi)ciclobutanocarboxílico adicional (79 mg, 0.34 mmol), hexafluorofosfato de 2-(3H- [1,2,3] triazolo [4,5-b]piridin-3-il-1,3-tetrametilisouronio (V) (179 mg, 0.47 mmol) y N-etil-N-isopropilpropan-2 -amina (0.167 ml, 0.94 mmol). La mezcla se agitó durante 24 h más antes de que se añadieran EtOAc (20 ml) e hidrogenocarbonato de sodio acuoso saturado (20 ml). Las capas se separaron y la capa orgánica se lavó con agua ( 20 ml) y cloruro de sodio acuoso saturado ( 20 ml), se secó sobre Na2SO4 , se filtró y se concentró bajo presión reducida. El residuo crudo se llevó inmediatamente al siguiente paso y se asumió que la recuperación fue cuantitativa. m/z: ES [[M+H]+ 461.
Ejemplo 5: (R)-W-(5-doro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-M)pmdm-2-M)piperidm-3-carboxamida

Se añadió TFA (1 ml, 13 mmol) a (R)-tert-butil 3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)piperidin-1-carboxilato (90 mg, 0.20 mmol) en DCM (2 ml) a 20 °C. La mezcla resultante se agitó a temperatura ambiente durante 1 h y luego se concentró bajo presión reducida. El producto crudo resultante se purificó por HPLC preparativa (columna XBridge Prep C18 OBD, 5 ^m de sílica, 19 mm de diámetro, 150 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 0.05% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se evaporaron hasta sequedad para proporcionar R)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)piperidin-3-carboxamida (18.0 mg, 25.6%) as a white solid. 1H RMN (400MHz, DMSO-d>, 23°C) 1.30 - 1.47 (1H, m), 1.52 - 1.62 (2H, m),1.76 - 1.90 (3H, m), 1.97 - 2.07 (2H, m), 2.52 - 2.62 (2H, m), 2.69 (1H, t), 2.75 - 2.87 (3H, m), 2.91 - 3.01 (1H, m), 4.14 (2H, t), 7.77 (1H, s), 8.15 (1H, s), 8.37 (1H, s), 10.84 (1 H, s), no se observó piperidina Nh . m/z: ES+ [M+H]+ 3 6 0.
Los procedimientos para la preparación del material de partida (R)-tert-butil 3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)piperidin-1-carboxilato se describen a continuación:
Preparación de tert-butil 3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)piperidin-1-carboxilato

Se añadió piridina (0.10 ml, 1,3 mmol) a ácido 1-(tert-butoxicarbonil) piperidin-3-carboxílico (74 mg, 0.32 mmol) y 1-cloro-N,N,2-trimetilprop-1-en-1- amina (0.050 ml, 0.64 mmol) en DCM (2 ml) a 20°C. La mezcla resultante se agitó a temperatura ambiente durante 20 minutos. Luego se añadió 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3
il)piridin-2-amina (80 mg, 0.32 mmol; preparado de acuerdo con el Ejemplo 4) a la mezcla. La mezcla resultante se agitó a temperatura ambiente durante 1 h. La mezcla de reacción se concentró bajo presión reducida y se diluyó con DCM (100 ml) antes de lavarse secuencialmente con HCl 0.1 M (2 x 25 ml), bicarbonato de sodio acuoso saturado (25 ml) y cloruro de sodio acuoso saturado (2 x 25 ml). La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por TLC preparativa (éter de petróleo: EtOAc = 10: 1) para proporcionar tert-butil 3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)piperidin-1-carboxilato (100 mg, 67.6%) como un sólido de color amarillo. m/z: Es [[M+H]+ 460.
Ejemplo 6: cis-3-hidroxi-W-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-M)pmdm-2-M)ciclobutanocarboxamida

Se añadió HCl en dioxano (4 M; 0.388 ml, 1.55 mmol) a cis-3-((terf-butildimetilsilil)oxi)-W-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutanocarboxamida (132 mg, 0.31 mmol) en DCM (3 ml) y MeOH (1 ml) a 21 °C bajo nitrógeno. La suspensión resultante se agitó a 21°C durante 3 h antes de concentrar la mezcla bajo presión reducida. El residuo resultante se diluyó con EtOAc (25 ml) e hidrogenocarbonato de sodio acuoso saturado (25 ml). Las capas se separaron y la capa acuosa se extrajo con EtOAc (25 ml). Las capas orgánicas combinadas se secaron sobre MgSO4 y se concentraron bajo presión reducida. El sólido crudo resultante se trituró con Et2O y se secó al vacío para proporcionar cis-3-hidroxi-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutanocarboxamida (35.0 mg, 36.1%) como un sólido blanco. 1H RMN (400 MHz, CDCl3, 30°C) 1.89 - 2.01 (2H, m), 2.08 (3H, ddd), 2.28 (2H, ddd), 2.67 (3H, tq), 3.08 (2H, t), 4.23 (3H, dt), 7.10 (1H, dd), 7.81 (1H, s), 7.83 (1H, s), 8.19 (1H, dd), 8.33 (1H, s). m/z: ES+ [M+H]+ 313.
Los procedimientos para la preparación del material de partida cis-3-((tert-but/7dimetilsilil)oxi)-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutanocarboxamida se describen a continuación:
Preparación de cis-N-(4-bromopiridin-2-il)-3-((tert-butildimetilsilil)oxi)ciclobutanocarboxamida

Se añadió N-etil-N-isopropilpropan-2-amina (0.461 ml, 2,60 mmol) al ácido cis-3-((tertbutildimetilsilil)oxi)ciclobutancarboxílico (220 mg, 0.95 mmol; preparado como en el Ejemplo 4) y hexafluorofosfato de 2-(3H- [1,2,3] triazolo [4,5-b]piridin-3-il)-1, 1,3,3-tetrametilisouronio (V) (494 mg, 1,30 mmol) en DMF (3 mL) a 21 °C bajo nitrógeno. La solución resultante se agitó a 21 °C durante 10 minutos antes de agregar 4-bromopiridin-2-amina (150 mg, 0.87 mmol) y la mezcla resultante se agitó a 21 °C durante 16 h. La agitación continuó durante 72 h, y se agregaron ácido cis-3-((tert-butildimetilsilil)oxi)ciclobutanocarboxílico adicional (79 mg, 0.34 mmol), hexafluorofosfato de 2-(3H- [1,2,3] triazolo [4,5-b] piridin-3-il)-1,1,3,3-tetrametilisouronio (V) (179 mg, 0.47 mmol) y N-etil-N-isopropilpropan-2-amina (0.167 ml, 0.94 mmol). La mezcla se agitó durante 24 h más y luego se añadieron EtOAc (25 ml) y una solución acuosa saturada de hidrogenocarbonato de sodio (25 ml). Las capas se separaron y la capa orgánica se lavó con agua (2 x 25 ml) y cloruro de sodio acuoso saturado (2 x 25 ml), se secó sobre Na2SO4, se filtró y se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, gradiente de elución 0 a 100% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar cis-N-(4-bromopiridin-2-il)-3-((tert-butildimetilsilil)oxi)ciclobutancarboxamida (96 mg, 29%) como un aceite incoloro. 1H RMN (400 MHz, CDCls, 30°C) 0.06 (6H, s), 0.89 (9H, s), 1.11 - 1.18 (1H, m), 2.23- 2.31 (2H, m), 2.54 - 2.58 (2H, m), 4.15 - 4.26 (1H, m), 7.18 (1H, dd), 7.82 (1H, s), 8.06 (1H, dd), 8.49 (1H, d). m/z: ES+ [M+H]+ 385 (isótopo 79Br), 387 (isótopo 81Br).
Preparación de cis-3-((tert-butildimetilsilil)oxi)-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutanocarboxamida

Se añadió Precatalizador XPhos de 2a generación (19.40 mg, 0.02 mmol) a una mezcla desgasificada de cis-N-(4-bromopiridin-2-il)-3-((tert-butildimetilsilil)oxi)ciclobutancarboxamida (95 mg, 0.25 mmol), 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (73,4 mg, 0.30 mmol) ) y fosfato de potasio (157 mg, 0.74 mmol) en dioxano (2 ml) y agua (0.2 ml) a 2 l °C bajo nitrógeno. La mezcla resultante se agitó a 100°C durante 16 h. La mezcla de reacción se diluyó con EtOAc (25 ml) y se lavó secuencialmente con hidrogenocarbonato de sodio acuoso saturado (10 ml), agua (10 ml) y cloruro de sodio acuoso saturado (10 ml). La capa orgánica se secó sobre Na2SO4, se filtró y se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea en sílica, con un gradiente de elución de 30 a 70% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar cis-3-((tert-butildimetilsilil)oxi)-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclobutancarboxamida (60.0 mg, 57.1%) como un sólido blanco. 1H RMN (400 Mh z , CDCb, 30°C) 0.05 (6H, s), 0.89 (9H, s), 1.9 - 2.01 (2H, m), 2.02 - 2.12 (2H, m), 2.25 - 2.33 (2H, m), 2.5 - 2.62 (3H, m), 3.08 (2H, t), 4.21 (3H, t), 7.09 (1H, dd), 7.76 (1H, s), 7.80 (1H, s), 8.18 (1H, dd), 8.33 (1H, s). m/z: ES+ [M+H]+ 427.
Ejemplo
7:
(1S,3R)-3-acetamido-W-(5-doro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridm-3-M)pmdm-2-il)ciclohexanocarboxamida

(1S,3R)-3-Acetamido-N-(4-bromo-5-cloropiridin-2-il)ciclohexanocarboxamida (0.20 g, 0.53 mmol), 5,6,7,8-tetrahidroimidazo [1,2-a]piridina (47 mg, 0.38 mmol), carbonato de cesio (0.14 g, 0.42 mmol), trietilamina (0.11 ml, 0.76 mmol), trifenilfosfina (0.02 g, 0.06 mmol) y diacetoxipaladio (6,85 mg, 0.0300 mmol) se suspendieron en 14-dioxano (5 ml) y se sellaron en un tubo de microondas. La reacción se calentó hasta 100 °C durante 16 h en un reactor de microondas y luego se enfrió hasta temperatura ambiente. La reacción se concentró bajo presión reducida y el producto crudo se purificó por cromatografía de intercambio iónico usando una columna SCX-2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones puras se evaporaron hasta sequedad. El producto crudo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 50 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.069 g, 44%) como una goma de color amarillo. 1H RMN (500 MHz, d Ms O-cÍ6, 30°C) 0.95 - 1.16 (1H, m), 1.19 - 1.39 (3H, m), 1.78 (3H, s), 1.83- 1.97 (2H, m), 2.55 - 2.68 (1H, m), 2.84 (2H, s), 3.18 (2H, dd), 3.31 (3H, s), 3.57 (1H, dt), 3.83 (2H, s), 4.08 (1H, q), 7.13 (1H, s), 7.75 (1H, d), 8.16 (1H, s), 8.47 (1H, s), 10.70 (1H, s). m/z: ES+ [M+H]+ 417 (pico secundario de isótopo 13C, 35Cl ).
Los procedimientos para la preparación del material de partida (1S,3R)-3-acetamido-N-(4-bromo-5-cloropiridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 4-bromo-3-cloropiridin-2-amina

Se añadió gota a gota N-cloro-succinimida (3,70 g, 27,7 mmol) disuelta en DMF (20 ml) a 4-bromopiridin-2-amina (4,40 g, 25,4 mmol) en DMF (50 ml) a -78 °C durante un período de 30 minutos bajo nitrógeno. La suspensión resultante se
dejó calentar entonces hasta temperatura ambiente. Después de agitar en estas condiciones durante 24 h, la mezcla de reacción se diluyó con Et2O (50 ml) y se lavó secuencialmente con NaOH acuoso 1 M (2 x 50 ml), agua (50 ml) y cloruro de sodio acuoso saturado (25 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 0 a 25% de EtOAc en DCM. Las fracciones puras se evaporaron hasta sequedad para proporcionar 4-bromo-5-cloropiridin-2-amina (2,30 g, 43,7%) en forma de un sólido de color crema. 1H RMN (400 MHz, DMSO-d6, 30°C) 6.35 (2H, s), 6.82 (1H, s), 8.01 (1H, s). m/z: ES+ [M+H]+ 209 (isótopos 35Cl 81 Br y 37Cl 79Br).
Preparación de tert-butil ((1 R,3S)-3-((4-bromo-5-cloropiridin-2-il)carbamoil)ciclohexil)carbamato

Una solución de ácido (1S,3R)-3-((tert-butoxicarbonil)amino)ciclohexanocarboxílico (1,50 g, 6,15 mmol; preparada de acuerdo con el Ejemplo 2) disuelta en DCM (20 ml) a 0 °C se trató con 1- cloro-N,N,2-trimetilprop-1-en-1-amina (0.976 ml, 7,38 mmol). La mezcla se agitó a temperatura ambiente durante 1,5 h antes de añadir 4-bromo-5-cloropiridin-2-amina (1,02 g, 4,92 mmol) y piridina (0.594 ml, 7,38 mmol) de forma secuencial. La solución resultante se agitó a temperatura ambiente durante 16 h. La mezcla de reacción se diluyó con DCM (25 ml) y se lavó secuencialmente con agua (2 x 25 ml) y cloruro de sodio acuoso saturado (25 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía de intercambio iónico, usando una columna SCX-2. El producto deseado se eluyó de la columna usando metanol para proporcionar tert-butil ((1R, 3S)-3-((4-bromo-5-cloropiridin-2-il) carbamoil)ciclohexil)carbamato (2.34 g, 110%) como un sólido blanco. 1H RMN (400 MHz, DMSO-d6, 30°C) 1.12 (1H, dd), 1.22 - 1.32 (3H, m), 1.38 (9H, s), 1.72 (3H, dd), 1.83- 1.94 (2H, m), 2.11 (1H, dt), 8.48 (1H, s), 8.50 (1H, s), 10.77 (1H, s), un protón no observado. m/z: ES- [M-H]- 430.
Preparación de dihidrocloruro de (1S,3R)-3-amino-N-(4-bromo-5-cloropiridin-2-il)ciclohexanocarboxamida
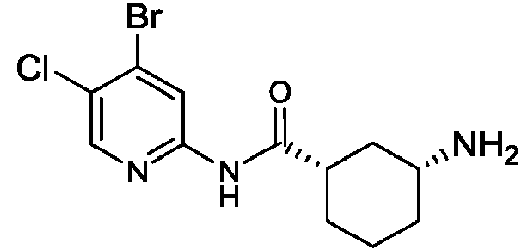
Se añadió HCl en dioxano (4 M; 5,89 ml, 23,6 mmol) a tert-butil ((1R, 3S)-3-((4-bromo-5-cloropiridin-2-il) carbamoil)ciclohexil)carbamato (1,20 g , 2,77 mmol) en MeOH (7,01 ml) bajo aire. La solución resultante se agitó a temperatura ambiente durante 16 h. La mezcla de reacción se evaporó para proporcionar dihidrocloruro de (1S,3R)-3-amino-N-(4-bromo-5-cloropiridin-2-il)ciclohexanocarboxamida como un sólido blanco. Esto se usó en la siguiente etapa sin purificación adicional. m/z: ES+ [M+H]+ 332 (isótopo 35Cl 79Br), 334 (isótopos 35Cl 81 Br y 37Cl 79Br).
Preparación de (1S,3R)-3-acetamido-N-(4-bromo-5-cloropiridin-2-il)ciclohexanocarboxamida
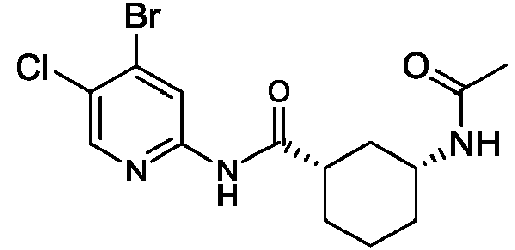
Se añadió gota a gota anhídrido acético (0.259 ml, 2.74 mmol) a (1S,3R)-3-amino-N-(4-bromo-5-cloropiridin-2-il)ciclohexanocarboxamida (0.760 g, 2.28 mmol), 4-dimetilaminopiridina (0.014 g, 0.11 mmol) y trietilamina (0.987 mL, 7.08 mmol) en DCM (8.44 mL) a temperatura ambiente bajo nitrógeno. La solución resultante se agitó a temperatura ambiente durante la noche antes de inactivarse con NH4Cl acuoso saturado (50 ml) y se extrajo con DCM (2 x 50 ml). Las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(4-bromo-5-cloropiridin-2-il)ciclohexanocarboxamida (0.96 g, 95% ) como un sólido blanco. El producto se usó en la siguiente etapa sin purificación adicional. 1H RMN (400 MHz, DMsO-d6, 30°C) 1.23- 1.41 (4H, m), 1.67 - 1.85 (4H, m), 2.39 (3H, tt), 2.75 - 2.92 (1H, m), 3.53 (1H, dtd), 7.59 - 7.83 (1H, m), 8.50 (2H, dd), 10.80 (1H, d). m/z: ES+ [M+H]+ 374 (isótopo 35Cl 79Br), 376 (isótopos 35Cl 81 Br y 37Cl 79Br).
Ejemplo 8: (1 S,3R)-3-acetamido-W-(5-cloro-4-(6,7-dihidro5H-pirazolo[5,1-b][1,3]oxazm-3-N)pmdm-2-il)ciclohexanocarboxamida

Se añadió (1S,3R)-3-acetamido-N-(4-bromo-5-doropiridin-2-N)cidohexanocarboxamida (0.100 g, 0.27 mmol; preparado como en el Ejemplo 7) en una porción a una mezcla desgasificada de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-6,7-dihidro-5H-pirazolo[5,1-b] [1,3] oxazina (0.067 g) , 0.27 mmol), Precatalizador X-Phos de 2da generación (0.021 g, 0.03 mmol), fosfato de potasio (0.170 g, 0.80 mmol), 1,4-dioxano (2.270 mL) y agua (0.454 mL) a temperatura ambiente. La mezcla resultante se agitó a temperatura ambiente durante 16 h y luego se evaporó hasta sequedad antes de purificarse por cromatografía de intercambio iónico utilizando un cartucho SCX-2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(6,7-dihidro5H-pirazolo[5,1-b][1,3]oxazin-3-il)piridin-2-il)ciclohexanocarboxamida crudo como una goma de color amarillo. El producto semipuro se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud) utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(6,7-dihidro-5H-pirazolo[5,1-b] [1, 3] oxazin-3-il)piridin-2-il)ciclohexanocarboxamida (0.017 g, 16%) como una goma blanca. 1H RMN (500 MHz, DMSO-d>, 30°C) 1.21 - 1.32 (1H, m), 1.4 - 1.53 (3H, m), 1.95 (1H, s), 1.96 (3H, s), 2.06 (1H, d), 2.39 - 2.48 (2H, m), 2.7 - 2.85 (3H, m), 3.74 (1H, dt), 4.34 (2H, t), 4.53- 4.68 (2H, m), 7.93 (1H, d), 8.05 (1H, s), 8.48 (1H, d), 8.58 (1H, s), 10.62 (1H, s). m/z: ES+ [M+H]+ 418 (isótopo 12C, 35Cl), 419 (13C,pico secundario del isótopo 35Cl).
Los procedimientos para la preparación del material de partida 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-6,7-dihidro5H-pirazolo[5,1-b][1,3]oxazina se describen a continuación:
Preparación de 1,2-dihidropirazol-3-ona
0 = hV 0 n h
A una solución de metil prop-2-inoato (150 g, 1785,7 mmol) en MeOH (1500 ml) se le añadió hidrato de hidrazina (89.2 g, 1784.0 mmol) gota a gota a 0 °C. La reacción se agitó a temperatura ambiente durante 30 min. Se añadió cloruro de sodio acuoso saturado (400 ml) y luego se eliminó el metanol bajo vacío. La capa acuosa se extrajo con EtOAc (3 x 500 ml) y las capas orgánicas combinadas se secaron sobre Na2SO4 y se concentraron bajo presión reducida para proporcionar 1,2-dihidropirazol-3-ona (99,5 g, 66%) como un sólido blanco. m/z: ES [[M+H]+ 85.
Preparación de 6,7-dihidro5H-pirazolo[5,1-b][1,3]oxazina
A una solución de 1,2-dihidropirazol-3-ona (99,5 g, 1184 mmol) en DMF (4000 ml) se añadió K2 CO3 (560.0 g, 4057 mmol) y la mezcla se calentó a 130°C durante 1 h. Luego se añadió 1,3-dibromopropano (143.4 ml, 1421 mmol) y la mezcla se agitó a 130 °C durante 2 h y luego se concentró. El residuo resultante se sometió a partición entre DCM (2000 ml) y agua (2000 ml). La capa orgánica se separó y la capa acuosa se extrajo con DCM (3 x 1000 ml). Los extractos orgánicos combinados se secaron sobre Na2SO4 y se concentraron para dar 6,7-dihidro-5H-pirazolo[5,1-b] [1,3] oxazina (83.0 g, 56.8%) como un aceite de color amarillo. 1H RMN (300 MHz, CDCh, 30°C) 2.18 - 2.11 (2H, m), 4.13- 4.05 (2H, m), 4.19 - 4.16 (2H, m), 5.37 - 5.37 (1H, m), 7.21 - 7.20 (1H, m).
Preparación de 3-yodo-6,7-dihidro5H-pirazolo[5,1-b][1,3]oxazina

A una solución de 6,7-dihidro-5H-pirazolo[5,1-b] [1,3] oxazina (83.0 g, 669.3 mmol) en CH3CN (1500 mL) se le añadió N-yodosuccinimida (155.0 g, 688.8 mmol). La mezcla se agitó a temperatura ambiente durante 1 h antes de ser vertido lentamente en agua agitada vigorosamente (1000 ml). Se añadió tiosulfato de sodio acuoso saturado (500 ml) y la mezcla resultante se extrajo con acetato de etilo (2 x 800 ml). Las capas orgánicas combinadas se lavaron con agua, se secaron sobre Na2SO4 y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía de columna sobre sílica gel (éter de petróleo: EtOAc = 1: 1) para dar 3-yodo-6,7-dihidro-5H-pirazolo[5,1-b] [1,3] oxazina (105.0 g, 62.2%) como un sólido de color amarillo. 1H RMN (300 MHz, DMSO-d>, 30°C) 2.19 - 2.12 (2H, m), 4.10 -3.98 (2H, m), 4.34 - 4.31 (2H, m), 7.28 (1H, m). m/z: ES+ [M+H]+ 251.
Preparación de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-6,7-dihidro5H-pirazolo[5,1-b][1,3]oxazina

A una solución de 3-yodo-6,7-dihidro-5H-pirazolo[5,1-b] [1,3] oxazina (105 g, 420 mmol) en THF (1000 ml) se le añadió 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (126 ml, 630 mmol). La mezcla se enfrió hasta 5°C. Luego se añadió cloruro de isopropil magnesio litio (410 ml, 420 mmol) y la mezcla se agitó a 5 °C durante 3 h. La reacción se detuvo mediante la adición de MeOH (500 ml) y luego se concentró. El residuo resultante se purificó por cromatografía instantánea sobre sílica, eluyendo con acetato de etilo isocrático al 50% en éter de petróleo, para proporcionar un aceite de color amarillo pálido. La cristalización en heptano (100 ml) produjo 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-6,7-dihidro-5H-pirazolo[5,1-b] [1,3] oxazina (38,6 g, 36,7%) como un sólido blanco. 1H RMN (400 MHz, DMSO-d6, 30°C) 1.21 (12H, s), 2.15 - 2.12 (2H, m), 4.06 - 4.03 (2H, m), 4.31 - 4.29 (2H, m), 7.32 (1H, m). m/z: ES+ [M+H]+ 251.
Ejemplo 9: (1R,3S)-3-acetamido-W-(5-doro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-M)pmdm-2-il)ciclohexanocarboxamida y
(1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (Ejemplo 2)

Se añadió cloruro de acetilo (0.280 mL, 3.93 mmol) a una solución de cis-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.639 g, 1,71 mmol; proporción de enantiómeros desconocida, preparada como en el Ejemplo 2 a partir de 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina y ácido cis-3-(tert-butoxicarbonilamino)ciclohexanocarboxílico, relación de enantiómeros desconocida) en DCM (14.1 ml) y piridina (2.77 ml, 34.2 mmol) a 0 °C. Después de 30 minutos, la reacción de color amarillo claro se vertió en DCM y bicarbonato de sodio acuoso saturado. Las capas se separaron y la capa orgánica se lavó con cloruro de sodio acuoso saturado y se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 20% de metanol en EtOAc. Las fracciones del producto se concentraron bajo presión reducida para proporcionar un producto semipuro como un sólido blanco. Este material se purificó adicionalmente mediante Hp Lc preparativa (columna Waters XBridge Prep C18, 5 ^m, 30 mm de diámetro, 100 mm de longitud), eluyendo con 60 a 80% de metanol en
agua (que contenía 0.2% de hidróxido de amonio a pH 10) como eluyente. Las fracciones del producto se concentraron hasta sequedad bajo presión reducida para proporcionar cis-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridina -2-il)ciclohexanocarboxamida, relación de enantiómeros desconocida, como un sólido blanco (403 mg).
Este material se transfirió a un matraz de fondo redondo usando DCM y se concentró bajo presión reducida hasta obtener un sólido blanco. El sólido se recogió en aproximadamente 10 ml de MeCN y se calentó a condiciones de reflujo. La solución se enfrió y rápidamente comenzó a formarse un precipitado. Después de 10 minutos, la mezcla se puso en el congelador. Después de 2 h, la mezcla se calentó hasta temperatura ambiente. y se agitó vigorosamente durante la noche. La mezcla blanca se filtró, se lavó primero con MeCN y luego con hexano. El precipitado resultante se secó al vacío a 60°C durante 30 minutos para proporcionar 159 mg de un sólido cristalino (escamas).
El análisis de este sólido mediante condiciones analíticas de SFC (véase condiciones en el Ejemplo 2), determinó que es 60.5% e.e. (componente principal = Ejemplo 2). Una porción de este material (112 mg) se purificó mediante condiciones de SFC preparativas (columna Chiralpak IA, 5 pm, 21.2 mm de diámetro, 250 mm de longitud, 40 °C de temperatura de la columna, 100 bar de presión de salida, 75 ml/min de tasa de flujo), eluyendo con metanol al 40% que contenía 0.1% de dimetiletilamina en CO2 , para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (70 mg, 67%, Ejemplo 2) como un sólido blanco espumoso y (1R,3S)-3-acetamido-W-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (13.2 mg, 11.8%, Ejemplo 9) como un sólido blanco espumoso.
(1R,3S)-3-acetamido-W-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida:
1H RMN (300 MHz, DMSO-de, 27°C) 0.99 - 1.17 (1H, m), 1.19 - 1.37 (3H, m), 1.70 - 1.90 (9H, m), 1.96 - 2.08 (2H, m), 2.54 - 2.68 (1H, m), 2.80 (2H, t), 3.46 - 3.68 (1H, m), 4.14 (2H, t), 7.73 (1H, d), 7.76 (1H, s), 8.14 (1H, s), 8.38 (1H, s), 10.57 (1H, s). m/z: ES+ [M+H]+ 416.
Condiciones analíticas de SFC:

Rotación óptica:


Ejemplo 10: (1S,3R)-3-acetamido-W-(5-doro-4-(5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)piridm-2-il)ciclohexanocarboxamida

Se trató (1 S,3R)-3-Amino-N-(5-doro-4-(5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)cidohexanocarboxamida (0.093 g, 0.26 mmol) en DCM (2 ml) con trietilamina (0.079 ml, 0.57 mmol) seguido de anhídrido acético (0.029 ml, 0.31 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 0.5 h y luego se lavó con agua. La capa orgánica se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 10% de MeOH en DCM. Las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (0.075 g, 72%) como un sólido blanco. 1H Rm N (400 MHz, CDCls, 30°C) 1.09 - 1.22 (1H, m), 1.38 - 1.58 (2H, m), 1.88 - 2.03 (6H, m), 2.26 (1H, d), 2.43- 2.56 (1H, m), 2.69 (2H, p), 3.14 - 3.21 (2H, m), 3.49 (1H, s), 3.87 (1H, dtt), 4.21 (2H, t), 5.59 (1H, d), 8.14 (1H, s), 8.22 (1H, s), 8.33 (1H, s), 8.43 (1H, s). m/z: ES+ [M+H]+ 402.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-N-(5-cloro-4-(5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 3-yodo-5,6-dihidro4H-pirrolo[1,2-b]pirazol

El ácido 5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-carboxílico (0.75 g, 4,93 mmol) disuelto en DMF (4 ml) se trató con N-yodosuccinimida (1,333 g, 5,92 mmol) y bicarbonato de sodio (0.497 g, 5.92 mmol) a temperatura ambiente. La mezcla se agitó a temperatura ambiente durante 15 h. La reacción se agitó a 60°C durante 16 h más y luego se concentró bajo presión reducida. El residuo resultante se disolvió en EtOAc (50 ml) y se lavó con agua (2 x 50 ml). La capa orgánica se concentró bajo presión reducida, y el producto crudo se purificó por cromatografía instantánea, gradiente de elución 0 a 70% de EtoAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 3-yodo-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.88 g, 76%) como un sólido de color beige. 1H RMN (400 MHz, DMSO-d6, 30°C) 2.53- 2.6 (2H, m), 2.69 - 2.79 (2H, m), 4.04 - 4.19 (2H, m), 7.46 (1H, s). m/z: ES+ [M+H]+ 235.
Preparación de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se disolvieron 3-yodo-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.800 g, 3,42 mmol) y 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (0.954 g, 5.13 mmol) en THF (8 ml) a 4 °C y luego se trataron gota a gota con complejo de cloruro de isopropilmagnesio cloruro de litio en THF (1.3 M; 2.63 ml, 3.42 mmol). La mezcla se agitó a 4°C durante 2 h y luego se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, con gradiente de elución de 0 a 70% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.67 g, 84%) como un sólido blanco. 1H RMN (400 MHz, CDCls, 30°C) 1.29 (12H, s), 2.60 (2H, p), 2.91 - 3.02 (2H, m), 4.05 - 4.19 (2H, m), 7.77 (1H, s). m/z: ES+ [M+H]+ 235.
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-yodopiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió 1-cloro-N,N,2-trimetilpropenilamina (1.149 ml, 8.68 mmol) a una solución agitada de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (1.41 g, 5.79 mmol; preparado de acuerdo con el Ejemplo 2) en Dc M (25 ml) enfriado en un baño de hielo bajo una atmósfera de nitrógeno. La mezcla resultante se agitó a temperatura ambiente durante 1 h. Se agregaron 5-cloro-4-yodopiridin-2-amina (1.47 g, 5.79 mmol; preparado de acuerdo con el Ejemplo 2) y piridina (0.702 mL, 8.68 mmol), y la mezcla resultante se agitó a temperatura ambiente durante 16 h. La reacción se detuvo mediante la adición de n H4CI acuoso saturado (50 ml). La mezcla resultante se extrajo con DCM (3 x 75 ml) y las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El sólido de color amarillo pálido resultante se suspendió con Et2O (10 ml) y se filtró para producir tert-butil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (1.79 g, 3,73 mmol, 64,4%) como un sólido de color crema. 1H RMN (400 MHz, CDCls, 30°C) 1.04 - 1.18 (1H, m), 1.24 - 1.41 (2H, m), 1.44 (9H, s), 1.92 (2H, dq), 2.00 (1H, d), 2.28 (1H, d), 2.31 - 2.41 (1H, m), 3.27 - 3.62 (2H, m), 4.44 (1H, s), 7.80 (1H, s), 8.19 (1H, s), 8.81 (1H, s). m/z: ES-[M-H]- 478.
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-(5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

3-(4,4,5,5-Tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.14 g, 0.58 mmol) , tert-butil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (0.18 g, 0.38 mmol), Precatalizador de 2da Generación X-Phos (0.03 g, 0.04 mmol) y fosfato de potasio, se disolvieron dibásico (0.200 g, 1,15 mmol) en 1,4-dioxano (4 ml) y agua (0.8 ml) a 21 °C. La mezcla se agitó a 21°C durante 18 h. La mezcla se calentó luego a 40°C durante 17 h, luego a 50°C durante 2 h. La mezcla se diluyó con EtOAc (30 ml) y luego se lavó con agua (10 ml). La capa orgánica se concentró bajo presión reducida y el producto crudo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 70% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar tert-butil ((1R, 3S)-3-((5-cloro-4-(5,6-dihidro-4H-pirrolo[1,2-b] pirrazo1-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.119 g, 67,5%) como un sólido blanco. 1H Rm N (400 MHz, CDCh, 30°C) 1.04 - 1.17 (1H, m), 1.34 - 1.41 (2H, m), 1.44 (9H, s), 1.89 - 2.03 (4H, m), 2.29 (1H, d), 2.33- 2.44 (1H, m), 2.69 (2H, p), 3.14 - 3.21 (2H, m), 3.45 - 3.59 (1H, m), 4.17 - 4.24 (2H, m), 4.44 (1H, s), 7.93 (1H, s), 8.15 (1H, s), 8.23 (1H, s), 8.33 (1H, s). m/z:ES+ [M+H]+ 460.
Preparación de dihicrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida

A una solución de te rt-butil ((1R, 3S)-3-((5-doro-4-(5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)cidohexil)carbamato (0.12 g, 0.26 mmol) disuelto en DCM (3 ml) se le añadió HCl (4 M en dioxano; 1,294 ml, 5,17 mmol). La mezcla se agitó a temperatura ambiente durante 30 minutos antes de concentrarse bajo presión reducida. El producto crudo resultante se usó directamente en la siguiente etapa. m/z: ES [[M+H]+ 360.
Ejemplo 11: (1 S,3R)-3-acetamido-N-(5-cloro-4-(6,7-dihidro4H-pirazolo[5,1-c][1,4]oxazin-3-il)piridin-2-il)ciclohexanocarboxamida

A una mezcla de tert-butil ((1R, 3S)-3-((5-cloro-4-(6,7-dihidro-4H-pirazolo[5,1-c] [1,4] oxazin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.072 g, 0.15 mmol) suspendido en DCM (3 ml) a temperatura ambiente se añadió HCl (4 M en dioxano; 0.756 ml, 3.03 mmol). La mezcla se convirtió en una solución que se agitó a temperatura ambiente durante 30 minutos. La reacción se concentró bajo presión reducida para producir dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(6,7-dihidro4H-pirazolo[5,1-c][1,4]oxazin-3-il)piridin-2-il)ciclohexanocarboxamida como un sólido. El producto crudo se disolvió en DCM (2 ml) y la solución resultante se trató secuencialmente con trietilamina (0.047 ml, 0.33 mmol) y anhídrido acético (0.017 ml, 0.18 mmol) a temperatura ambiente. La mezcla de reacción se agitó a temperatura ambiente durante 30 minutos y luego se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 50 a 100% de EtOAc en heptano, luego 0 a 10% de MeOH en DCM. Las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(6,7-dihidro-4H-pirazolo[5,1-c] [1,4] oxazina -3-il)piridin-2-il)ciclohexanocarboxamida (0.056 g, 8 8 %) como un sólido blanco. 1H RMN (400 MHz, DMSO-d6 , 30°C) 1.08 (1H, d), 1.29 (4H, q), 1.78 (1H, s), 1.91 (3H, s), 2.61 (2H, s), 3.57 (1H, dt), 4.08 - 4.27 (4H, m), 4.89 (2H, s), 7.74 (1H, d), 7.88 (1H, s), 8.01 (1H, s), 8.39 (1H, s), 10.59 (1H, s), 11.90 (1H, s). m/z: ES+ [M+H]+ 418.
Los procedimientos para la preparación del material de partida tert-butil ((1R,3S)-3-((5-cloro-4-(6,7-dihidro4H-pirazolo[5,1-c][1,4]oxazin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato se describen a continuación:
Preparación de 3-yodo-6,7-dihidro4H-pirazolo[5,1-c][1,4]oxazina

El ácido 6,7-dihidro-4H-pirazolo[5,1-c] [1,4] oxazina-3-carboxílico (0.750 g, 4,46 mmol) disuelto en DMF (4 ml) se trató con N-yodosuccinimida (1,204 g , 5,35 mmol) y bicarbonato de sodio (0.450 g, 5,35 mmol) a temperatura ambiente. La mezcla se agitó a 70 °C durante 4 h y luego se enfrió hasta temperatura ambiente. Después de 60 h, la mezcla se concentró bajo presión reducida y el residuo resultante se disolvió en EtOAc (70 ml) y se lavó con agua (2 x 70 ml). La capa orgánica se concentró bajo presión reducida y el producto crudo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 70% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 3-yodo-6,7-dihidro-4H-pirazolo[5,1-c] [1,4] oxazina (0.90 g, 8 1 %). 1H RMN (400 MHz, DMSO-d>, 30°C) 3.98 - 4.06 (2H, m), 4.07 - 4.15 (2H, m), 4.65 (2H, s), 7.53 (1H, s). m/z: ES+ [M+H]+ 251.
Preparación de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-6,7-dihidro4H-pirazolo[5,1-c][1,4]oxazina

3-yodo-6,7-dihidro-4H-pirazolo[5,1-c] [1,4] oxazina (0.850 g, 3,40 mmol) y 2-isopropoxi-4,4,5,5-tetrametil-1, El 3,2-dioxaborolano (0.949 g, 5,10 mmol) se disolvieron en THF (8 ml) a 4°C. La solución resultante se trató gota a gota con cloruro de isopropilmagnesio cloruro de litio en THF (1,3 M; 2,61 ml, 3,40 mmol). La mezcla de reacción se agitó a 4°C durante 5 h antes de concentrarse bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, con gradiente de elución de 0 a 70% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-6,7-dihidro-4H-pirazolo[5,1-c] [1,4] oxazina (0.80 g, 95%) como una goma incolora. 1H RMN (400 MHz, CDCls, 30°C) 1.29 (12H, s), 4.08 (2H, dd), 4.17 - 4.23 (2H, m), 4.96 (2H, s), 7.74 (1H, s). m/z: ES+ [M+H]+ 251.
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-(6,7-dihidro4H-pirazolo[5,1-c][1,4]oxazin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

3-(4,4,5,5-Tetrametil-1,3,2-dioxaborolan-2-il)-6,7-dihidro-4H-pirazolo[5,1-c] [1,4] oxazina (0.094) g, 0.38 mmol), tertbutil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (0.120 g, 0.25 mmol; preparado como en el Ejemplo 10), Precatalizador X-Phos de 2da generación (0.020 g, 0.03 mmol) y fosfato potásico dibásico (0.131 g, 0.75 mmol) se disolvieron en 1,4-dioxano (4 mL) y agua (0.800 mL) a 50 °C. La mezcla se agitó a 50°C durante 1 h y luego se diluyó con EtOAc (30 ml). La mezcla resultante se lavó con agua (10 ml) y la capa orgánica se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, con gradiente de elución de 0 a 70% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar tert-butil ((1R,3S)-3-((5-cloro-4-(6,7-dihidro4H-pirazolo[5,1-c][1,4]oxazin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato (0.081 g, 68%). 1H RMN (400 MHz, DMSO-d>, 30°C) 1.22 - 1.35 (4H, m), 1.38 (9H, s), 1.75 (3H, s), 1.90 (1H, d), 2.54 - 2.63 (1H, m), 4.12 - 4.26 (4H, m), 4.90 (2H, s), 5.75 (1H, s), 6.76 (1H, d), 7.89 (1H, s), 8.01 (1H, s), 8.39 (1H, s), 10.58 (1H, s). m/z: ES+ [M+H]+ 476.
Ejemplo 12: (1S,3R)-3-acetamido-W-(5-doro-4-(6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)piridm-2-il)ciclohexanocarboxamida

(1S,3R)-3-Acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida (130 mg, 0.31 mmol), clorhidrato de ácido (6,7-dihidro-5H-pirrolo[1,2-a ]imidazol-3-il)borónico (145 mg, 0.77 mmol), hidróxido de bario (211 mg, 1,23 mmol) y PdCh(dppf) (22 mg, 0.030 mmol) se suspendieron en dioxano (2 ml) y agua (0.4 ml) y se sellaron en un tubo de microondas. La reacción se calentó hasta 75°C en un reactor de microondas y se mantuvo bajo estas condiciones durante 2 h antes de enfriarse hasta temperatura ambiente. La mezcla de reacción se filtró con un lavado de metanol y el filtrado se concentró luego bajo presión reducida. El producto crudo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, 5 ^m de sílica, 19 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(6,7-dihidro-5H-pirrolo[1,2-a] imidazol-3-il)piridin-2-il)ciclohexanocarboxamida (21.3 mg, 17.2%) como un sólido. 1H RMN (500 MHz, DMSO-CÍ6, 30°C) 1.09 (1H, d), 1.30 (3H, q), 1.78 (5H, s), 1.91 (1H, d), 2.57 - 2.73 (4H, m), 2.85 (2H, t), 3.58 (1H, dd), 4.16 (2H, t), 7.55 (1H, s), 7.75 (1H, d), 8.35 (1H, s), 8.42 (1H, s), 10.67 (1H, s). m/z: ES+ [M+H]+ 402.
Los procedimientos para la preparación de los materiales de partida (1S,3R)-3-Acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida y clorhidrato de ácido (6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)borónico se describen a continuación:
Preparación de 5-metoxi-3,4-dihidro2H-pirrol

La pirrolidin-2-ona (85 g, 1000 mmol) y Me2SO4 (126 g, 1000 mmol) se agitaron a temperatura ambiente durante 30 minutos, y luego la mezcla se agitó a 60°C durante 6 h. La mezcla se vertió lentamente en una solución de trietilamina (140 ml) en DCM a 0°C y se agitó en estas condiciones durante 15 min. Se añadió agua, y se separaron las capas. La capa orgánica se secó sobre MgSO4 y se concentró bajo presión reducida a temperatura ambiente para dar 5-metoxi-3,4-dihidro-2H-pirrol, que se usó directamente en la siguiente etapa sin purificación adicional. 1H RMN (400 MHz, CDCls, 30°C) 2.03- 1.95 (2H, m), 2.43- 2.39 (2H, m), 3.64 - 3.60 (2H, m), 3.76 (3H, s).
Preparación de 6,7-dihidro5H-pirrolo[1,2-a]imidazol

A una solución de 5-metoxi-3,4-dihidro-2H-pirrol (en crudo) en DCM (200 ml) se le añadió MeOH (800 ml) y aminoacetaldehído dimetil acetal (105 g, 1000 mmol). La mezcla se agitó a 60°C durante 6 h antes de concentrarse bajo presión reducida para proporcionar N-(2,2-dimetoxietil)-3,4-dihidro-2H-pirrol-5-amina (82 g, 48%). El producto crudo se disolvió en ácido fórmico (400 ml) y se agitó a reflujo durante 17 h antes de concentrarse bajo presión reducida para proporcionar 6,7-dihidro-5H-pirrolo[1,2-a] imidazol (46 g, 90%). 1H RMN (400 MHz, DMSO-cfe, 30°C) 2.51 - 2.44 (2H, m), 2.69 - 2.65 (2H, m), 3.91 - 3.88 (2H, m), 6.84 (1H, s), 7.02 (1H, s).
Preparación de clorhidrato de ácido (6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)borónico

A una solución agitada de 6,7-dihidro-5H-pirrolo[1,2-a] imidazol (60 g, 560 mmol) en THF anhidro (700 ml) a -78 °C se añadió n-BuLi (250 ml, 625 mmol), y la mezcla se agitó durante 1 hora a esta temperatura. Se añadió borato de triisopropilo (115 g, 610 mmol) a -78 °C, y luego la mezcla se dejó calentar hasta temperatura ambiente durante la noche. La reacción se enfrió a 0°C y se añadió HCl acuoso (1 M; 1000 ml). La reacción se concentró bajo presión reducida para eliminar el tetrahidrofurano. El pH de la capa acuosa restante se ajustó a 2 mediante la adición cuidadosa de HCl concentrado, y el precipitado se recogió y se secó para proporcionar clorhidrato de ácido (6,7-dihidro-5H-pirrolo[1,2-a] imidazol-3-il)borónico (42 g, 40%). 1H RMN (400 MHz, DMSO-d>,30°C) 2.64 - 2.49 (2H, m), 3.08 (2H, t), 4.19 (2H, t), 7.92 (1H, s), 8.84 (2H, s), 14.34 (1H, s). m/z: ES+ [M+H]+ 153.
Preparación de 3-amino-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida

Se suspendió tert-butil (3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil) carbamato (1 g, 2,08 mmol; preparado en el Ejemplo 10) en DCM (15 ml) a temperatura ambiente. Se añadió HCl (4M) en dioxano (2,61 ml, 10.42 mmol) y la mezcla resultante se agitó durante 16 h. La mezcla de reacción se cargó luego en una columna SCX de 50 g y se eluyó secuencialmente con DCM, MeOH y NH3 al 1% en MeOH. Las fracciones básicas se concentraron bajo presión reducida para proporcionar 3-amino-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida como un sólido amorfo incoloro (782 mg, 99%). m/z: ES [[M+H]+ 380.
Preparación de (1 S,3R)-3-acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida

Se añadió anhídrido acético (0.214 ml, 2.27 mmol) a una solución agitada de (1S,3R)-3-amino-N-(5-cloro-4-yodopiridin-2-il)cidohexanocarboxamida (782 mg, 2.06 mmol) y trietilamina (0.632 ml, 4,53 mmol) en DCM (10 ml) a temperatura ambiente. La mezcla de reacción se agitó durante 5 días antes de filtrarse y se lavó con DCM para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-yodopiridin-2-il)cidohexanocarboxamida (480 mg, 55%) como un sólido incoloro. Los licores se concentraron y se purificaron mediante cromatografía instantánea en sílica, gradiente de elución de 20 a 60% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar más (1S,3R)-3-acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida (193 mg, 22%) como un sólido cristalino incoloro (rendimiento combinado: 77%). 1H r Mn (400 MHz, DMSO-d6, 30°C) 1.01 - 1.17 (1H, m), 1.18 - 1.39 (3H, m), 1.68 - 1.84 (2H, m), 1.78 (3H, s), 1.89 (1H, m), 2.51 (2H, m), 3.48 - 3.65 (1H, m), 7.74 (1H, d), 8.38 (1H, s), 8.71 (1H, s), 10.66 (1H, s). m/z: ES+ [M+H]+ 422.
Ejemplo 13: (1S,3R)-3-acetamido-N-(5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]pyrazm-3-N)pmdm-2-il)ciclohexanocarboxamida
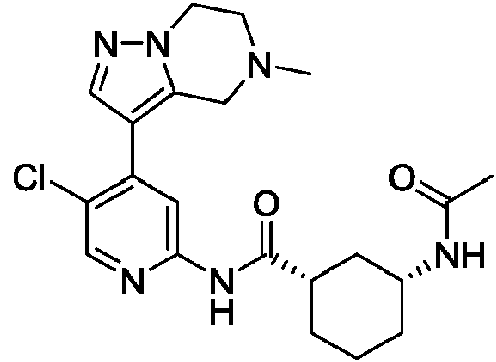
A una solución de tert-butil ((1R, 3S)-3-((5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a] pirazin-3-ilo )piridin-2-il) carbamoil)ciclohexil)carbamato (0.042 g, 0.090 mmol) disuelto en DCM (2 ml) se le añadió HCl (4 M en dioxano; 0.429 ml, 1,72 mmol). La mezcla se agitó a temperatura ambiente durante 2 h antes de concentrarse bajo presión reducida para proporcionar un sólido crudo (33 mg). Este sólido se disolvió en DCM (2 ml) y trietilamina (0.026 ml, 0.19 mmol). Luego se añadió anhídrido acético (9.6 |jL, 0.10 mmol). La mezcla se agitó a temperatura ambiente durante 30 minutos y luego se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 0 a 100% de EtOAc en (10% de MeOH en d Cm ). Las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]pirazina-3-il)piridin-2-il)ciclohexanocarboxamida (0.027 g, 74%) como una película seca incolora. 1H RMN (400 MHz, CDCls, 30°C) 1.09 - 1.24 (1H, m), 1.41 - 1.56 (3H, m), 1.87 - 2.04 (6H, m), 2.25 (1H, d), 2.51 (4H, s), 2.9 - 2.98 (2H, m), 3.73 (2H, s), 3.87 (1H, dtd), 4.26 (2H, t), 5.60 (1H, d), 7.84 (1H, s), 8.11 (1H, s), 8.25 (1H, d), 8.30 (1H, s). m/z: ES+ [M+H]+ 431.
Los procedimientos para la preparación del material de partida tert-butil ((1R,3S)-3-((5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]pyrazin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato se describen a continuación:
Preparación de 3-bromo-5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]pirazina

Se añadió HCl (4 M en dioxano; 3,31 ml, 13,24 mmol) en una porción a tert-butil 3-bromo-6,7-dihidropirazolo[1,5-a]pyrazine-5(4H)-carboxilato (0.400 g, 1,32 mmol) en DCM (6 ml) a 20 °C. La mezcla resultante se agitó a 20°C durante 60 minutos. Se formó un sólido blanco. La mezcla se concentró bajo presión reducida y el residuo resultante se redisolvió en ácido fórmico (12,7 ml, 331 mmol) y se trató con formaldehído (0.64 ml, 8,6 mmol). Esta nueva mezcla se calentó a 100 °C durante 8 h antes de concentrarse bajo presión reducida. El residuo resultante se disolvió en EtOAc (25 ml) y luego se lavó con hidrogenocarbonato de sodio acuoso saturado (2 x 25 ml); Las capas acuosas combinadas se extrajeron luego con EtOAc (2 x 25 ml). Las capas orgánicas combinadas se concentraron bajo presión
reducida, y el residuo crudo resultante se purificó por cromatografía instantánea, gradiente de elución 0 a 1 0 0 % de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 3-bromo-5-metil-4,5,6,7-tetrahidropirazolo[1,5-a] pirazina (0.185 g, 64,7%) como un aceite incoloro. 1H RMN (400 MHz, CDCh, 30°C) 2.45 (3H, s), 2.75 - 2.85 (2H, m), 3.48 (2H, s), 4.05 - 4.15 (2H, m), 7.35 (1H, s). m/z: ES+ [M+H]+ 218 (isótopo 81Br).
Preparación de 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]pirazina

3-bromo-5-metil-4,5,6,7-tetrahidropirazolo[1,5-a] pirazina (0.185 g, 0.860 mmol), 4,4,4',4',5,5,5',5'-octametil-2,2'-bi (1,3,2-dioxaborolano) (0.435 g, 1,71 mmol), acetato de potasio (0.294 g, 3,00 mmol) y Pd(P(Cy)3^C h (0.063 g), 0.090 mmol) se suspendieron en DMA (3 ml). La reacción se calentó hasta 80°C durante 5 h, luego hasta 90°C durante 16 h. La mezcla de reacción se enfrió hasta temperatura ambiente y luego se diluye con agua (20 ml) y se extrae con EtOAc (20 ml). Los compuestos orgánicos combinados se concentraron bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, gradiente de elución de 0 a 100% de DCM en heptano seguido de 0 a 10% de MeoH en DCM. Las fracciones puras se evaporaron hasta sequedad para proporcionar 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]pirazina (0.20 g, 89%) como un aceite incoloro. 1H RMN (400 MHz, CDCh, 30°C) 1.29 (12H, s), 2.52 (3H, s), 2.88 - 2.92 (2H, m), 3.80 (2H, s), 4.22 (2H, t), 7.72 (1H, s). m/z: ES+ [M+H]+ 264.
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]pyrazin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Tert-butil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (0.200 g, 0.42 mmol; preparado en el Ejemplo 10), 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a] pirazina (0.197 g, 0.750 mmol), el Precatalizador X-Phos de 2da generación (0.033 g, 0.040 mmol) y fosfato potásico dibásico (0.218 g, 1,25 mmol) se disolvieron en 1,4-dioxano (4 ml) y agua (0.800 ml) a 45°C. La mezcla se agitó a 45°C durante 18 h. Se agregó más Precatalizador X-Phos de 2da generación (0.033 g, 0.04 mmol) y la temperatura se elevó hasta 60 °C durante 1 h. La mezcla de reacción se enfrió y se pasó a través de una columna SCX-2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones puras se concentraron bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 100% de EtOAc en heptano, luego 0 a 10% de MeOH en DCM. Las fracciones puras se evaporaron hasta sequedad para proporcionar tert-butil ((1R, 3S)-3-((5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]pirazin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.054 g, 27%). 1H RMN (400 MHz, CDCh, 30°C) 1.04 - 1.19 (1H, m), 1.44 (12H, s), 1.87 - 2.02 (3H, m), 2.29 (1H, d), 2.33- 2.46 (1H, m), 2.53 (3H, s), 2.95 - 3 (2H, m), 3.50 (1H, s), 3.76 (2H, s), 4.28 (2H, t), 4.52 (1H, s), 7.85 (1H, s), 8.12 (2H, s), 8.26 (1H, s). m/z: ES+ [M+H]+ 489.
Ejemplo 14: (1S,3R)-3-acetamido-W-(5-doro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)piridm-2-il)ciclohexanocarboxamida

A una solución agitada de (1S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (111 mg, 0.290 mmol), trietilamina (0.084 ml, 0.60 mmol) y N,N-dimetilpiridin-4-amina (1.748 mg, 0.01 mmol) en DCM (10 ml) se agregó anhídrido acético (0.032 ml, 0.34 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 4 h y luego se purificó por cromatografía de intercambio iónico utilizando una columna s Cx -2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones que contenían el producto se concentraron bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, gradiente de elución 0 a 100% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2 -b]) pirazol-3-il)piridin-2-il)ciclohexanocarboxamida ( 8 6 mg, 70%) como un sólido blanco (Forma A). 1H RMN (400 MHz, DMSO-d6, 30°C) 1.09 (1H, d), 1.28 (9H, s), 1.78 (6 H, s), 1.90 (1H, d), 2.62 (1H, s), 2.89 (2H, s), 3.57 (1H, dt), 3.95 (2H, s), 7.73 (1H, d), 7.99 (1H, s), 8.25 (1H, s), 8.33- 8.36 (1H, m), 10.53 (1H, s). m/z: ES+ [M+H]+ 430.
Rotación óptica

Método 1: el material del título (10 mg) se disolvió en 1 ml de acetonitrilo y la solución transparente se evaporó lentamente a temperatura ambiente durante 3 días. Se encontró que el sólido resultante era el Ejemplo 14 en forma cristalina A.
Método 2: el material del título (10 mg) se añadió a 0.1 ml de acetonitrilo y la suspensión resultante se agitó a temperatura ambiente durante 18 h y luego se secó al aire durante 3 días. Se encontró que el sólido resultante era el Ejemplo 14 en forma cristalina A.
Los cristales de la Forma A se analizaron por XRPD y los resultados se tabulan a continuación y se muestran en la Figura 1. La XRPD del sólido confirma que el sólido contiene exclusivamente la Forma A que tiene un patrón de difracción de rayos X en polvo con picos específicos a aproximadamente 2-theta = 5.9, 7.0, 9.4, 10.5, 11.5, 11.7, 17.6, 18.0, 2 0 . 2 y 2 1.0 °.
Ejemplo 14 picos principales de la Forma A


Los cristales (Forma A) obtenidos de acuerdo con el Ejemplo 14 se analizaron mediante técnicas térmicas. El análisis por DSC indicó que la Forma A se funde con un punto de inicio a 191° y un pico a 193°. TGA indicó que la Forma A exhibe una pérdida de masa de aproximadamente 1.6% al calentar de 22 a 200 °C. En la Figura 2 se muestra un termograma DSC/TGA representativo.
Un procedimiento alternativo para hacer el Ejemplo 14 se describe en el Ejemplo 85.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-W-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 2,2-dimetil-3-(1H-pirazol-1-il)propanoato de etilo

Se agitó 1 H-pirazol (20 g, 293,78 mmol), etil 3-bromo-2,2-dimetilpropanoato de etilo (61.4 g, 293.78 mmol) y carbonato de cesio (144 g, 440.68 mmol) en DMA (200 ml) a 80°C durante 16 h. La mezcla se vertió luego en agua (400 ml) y se extrajo con acetato de etilo (150 ml). La capa orgánica se concentró bajo presión reducida para dar un aceite incoloro. Este aceite se purificó por cromatografía instantánea en sílica, gradiente de elución del 10 al 40% de acetato de etilo en heptano). Las fracciones del producto se concentraron bajo presión reducida para proporcionar 2,2-dimetil-3-(1H-pirazol-1-il) propanoato de etilo (46,0 g, 80.0%), como un aceite incoloro. 1H RMN (400 MHz, CDCb, 30°C) 0.97 (6H, s), 1.02 (3H, t), 3.93 (2H, q), 4.10 (2H, s), 6.00 (1H, t), 7.16 (1H, d), 7.26 (1H, d). m/z:(ES+) [M+H]+ = 197.
Preparación de ácido 2,2-dimetil-3-(1H-pirazol-1-il)propanoico

Se anadió en porciones hidróxido de sodio acuoso (5 M; 94 ml, 46 mmol) a una solución agitada de 2,2-dimetil-3-(1H-pirazol-1-il) propanoato de etilo (46 g, 234 mmol) disuelto en metanol (250 ml) a temperatura ambiente. La mezcla se
dejó exotérmica a 37°C durante la adición. La solución resultante se agitó bajo estas condiciones durante 30 minutos y luego se enfrió hasta temperatura ambiente. Antes de concentrarse bajo presión reducida hasta 1/3 de volumen. Esta nueva solución se acidificó a ~pH3 con HCl concentrado. Un aceite incoloro se separó de la mezcla. El matraz se agitó en un baño de hielo y cristalizó un sólido incoloro. La mezcla se dejó reposar durante una noche a temperatura ambiente, y el sólido se aisló por filtración y se secó bajo presión reducida para proporcionar ácido 2,2-dimetil-3-(1H-pirazol-1-il) propanoico (30.0 g, 76%) como un sólido cristalino incoloro. 1H RMN (400 MHz, DMSO-cfó, 30°C) 1.05 (6H, s), 4.23 (2H, s), 6.21 (1H, t), 7.35 - 7.44 (1H, m), 7.54 - 7.67 (1H, m), 12.41 (1H, br s). m/z: (ES+) [M+H]+ = 169.
Preparación de 5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-4-ona

Se añadió gota a gota n-BuLi en hexano (9,03 ml, 24,38 mmol) a ácido 2,2-dimetil-3-( 1 H-pirazol-1 -il) propanoico (2 g, 11,89 mmol) en 2-metil tetrahidrofurano (40 ml) a -78 °C durante un período de 20 minutos bajo nitrógeno. La suspensión resultante se agitó a -78 °C durante 15 minutos, y luego la reacción se agitó a aproximadamente -45 °C durante 1 h, luego se dejó calentar hasta 15 °C antes de que la reacción se detuviera lentamente en cloruro de amonio saturado enfriado con hielo (100 ml). La mezcla de reacción se diluyó con EtOAc (100 ml) y la capa de cloruro de amonio se separó y se extrajo una vez más con EtOAc (50 ml). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado (50 ml). La capa orgánica se secó sobre MgSO4, se filtró y se evaporó para proporcionar 5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-4-ona (0.970 g, 54.3%) como un aceite de color amarillo pálido que se cristaliza en reposo. 1H RMN (400 MHz, DMSO-de, 30°C) 1.29 (6H, s), 4.36 (2H, s), 6.77 (1H, d), 7.89 (1H, d). m/z: ES+ [M+H]+ 151.
Preparación de 5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió hidrato de hidrazina (4,13 ml, 85,23 mmol) a una solución agitada de 5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-4-ona (2.56 g, 17.1 mmol) disuelto en 2,2'-oxidietanol (48,5 ml, 511 mmol). La solución resultante se agitó a 180°C durante 1 h. Se añadió cuidadosamente hidróxido de potasio (3,35 ml, 59,7 mmol) a la mezcla y la suspensión resultante se agitó a 150°C durante 2 h. Después de enfriar hasta temperatura ambiente, la mezcla de reacción se diluyó con agua (50 ml) y el pH se ajustó a 4.5 con HCl acuoso diluido (2 N). Después de la extracción con Et2O (5 x 50 ml), las capas orgánicas combinadas se lavaron con agua (2 x 20 ml) y luego con cloruro de sodio acuoso saturado (20 ml). Las capas orgánicas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida para dar 5,5-dimetil-5,6 dihidro 4H pirrolo[1,2 b]pirazol (0.922 g, 39,7%) como un aceite de color amarillo claro. 1H RMN (400 MHz, CDCla, 30°C) 1.21 (6H, s), 2.61 (2H, s), 3.80 (2H, s), 5.82 - 5.93 (1H, m), 7.41 (1H, d).
Preparación de 3-bromo-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol
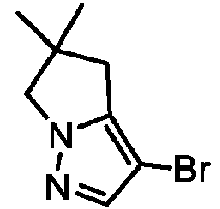
Se añadió N-bromosuccinimida (1166 mg, 6.55 mmol) a una solución agitada de 5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (892 mg, 6,55 mmol) disuelto en DCM (10 ml) a 23°C. La mezcla resultante se agitó a 23°C durante 16 h antes de diluirse con DCM (20 ml) y se lavó secuencialmente con agua (2 x 20 ml) y cloruro de sodio acuoso saturado (20 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida para proporcionar 3-bromo-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (1394 mg, 99%) como un aceite de color amarillo. 1H RMN (400 MHz, CDCla, 30°C) 1.23 (6H, s), 2.58 (2H, s), 3.83 (2H, s), 7.35 (1H, s).
Preparación de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió Pd(P(Cy)3)2Cl2 (0.247 g, 0.33 mmol) a 4,4,4',4',5,5,5',5'-octametil-2,2'-bi (1 ,3,2-dioxaborolano) (1,70 g, 6,69 mmol), 3-bromo-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.720 g, 3,35 mmol) y acetato de potasio (1.150 g, 11.72 mmol) en DMA (7 ml). La suspensión resultante se desgasificó y se agitó a 85°C durante 5 h. Luego se añadió aducto DCM de dicloro [1, 1 '-bis (difenilfosfino)ferroceno]paladio (0.273 g, 0.33 mmol) a la mezcla de reacción, y se continuó la agitación en estas condiciones durante 18 h antes de que la mezcla de reacción se enfriara hasta temperatura ambiente. La mezcla de reacción se diluyó con EtOAc (20 ml) y se lavó secuencialmente con agua (2 x 15 ml) y cloruro de sodio acuoso saturado (15 ml). La capa orgánica se secó sobre MgSO4 , se filtró y se concentró bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 50% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.458 g, 52,2%) como un sólido color crema. 1H RMN (400 MHz, CDCls, 30°C) 1.24 (6 H, s), 1.27 (12H, s), 2.79 (2H, s), 3.87 (2H, s), 7.76 (1H, s).
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

5,5-Dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (433 mg, 0.83 mmol), tertbutil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (360 mg, 0.75 mmol) como se preparó en el Ejemplo 10 ), catalizador X-Phos de segunda generación (59,0 mg, 0.08 mmol) y fosfato de potasio dibásico (392 mg, 2,25 mmol) se disolvieron en 1,4-dioxano (4 ml) y agua (0.8 ml) y se agitaron a 50 °C durante 5 h. La mezcla de reacción se enfrió hasta temperatura ambiente. y luego se purificó por cromatografía de intercambio iónico usando una columna SCX-2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones puras se concentraron bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, gradiente de elución 0 a 100% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar tert-butil ((1R, 3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (188 mg, 51.3%) como un sólido blanco. 1H RMN (400 MHz, DMSO-d6 , 23°C) 1.25 (12H, d), 1.37 (7H, s), 1.74 (3H, s), 1.87 (1H, d), 2.52 - 2.62 (1H, m), 2.88 (2H, s), 3.18 - 3.29 (1H, m), 3.93 (2H, s), 6.80 (1H, d), 7.99 (1H, s), 8.24 (1H, s), 8.32 - 8.35 (1H, m), 10.56 (1H, s). m/z: ES+ [M+H]+ 488.
Preparación de (1 S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida

Tert-butil ((1R, 3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (186 mg, 0.380 mmol) se disolvió en HCl en dioxano (4 M; 0.810 ml, 3,24 mmol) y MeOH (5 ml) y se agitó a temperatura ambiente durante 18 h. La mezcla de reacción se purificó por cromatografía de intercambio iónico usando una columna SCX-2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-amino-N-(5-cloro-4-(5,5
dimetil-5-,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (114 mg, 77%) como un sólido blanco que se usó directamente en la siguiente etapa. m/z: ES [[M+H]+ 388.
Ejemplo 15: (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pirimidm-3-il)piridm-2-il)ciclohexanocarboxamida

Se añadió gota a gota anhídrido acético (0.021 ml, 0.22 mmol) a (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pirimidin-3-il)piridin-2-il)ciclohexanocarboxamida (0.066 g, 0.18 mmol), 4-dimetilaminopiridina (1.141 mg, 9.34 ^mol) y trietilamina (0.081 mL, 0.58 mmol) en DCM (1 mL) a temperatura ambiente bajo nitrógeno. La solución resultante se agitó a temperatura ambiente durante 2 h antes de inactivar con NH4Cl acuoso saturado (10 ml). La mezcla resultante se extrajo con DCM (2 x 10 ml). Las capas orgánicas combinadas se secaron sobre MgSÜ4, se filtraron y se concentraron bajo presión reducida. El sólido blanco resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 0 a 100% de EtOAc en heptano. Las fracciones se evaporaron hasta sequedad para proporcionar un producto semipuro que se purificó adicionalmente mediante HPLC preparativa (columna Waters XBridge Prep C18 ÜBD, 5 ^m de sílica, 30 mm de diámetro, 100 mm de longitud) utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se evaporaron hasta sequedad para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a] pirimidin-3-il)piridin-2-il)ciclohexanocarboxamida (9.80 mg, 12.6%). 1H RMN (400 MHz, CDcb, 30°C) 1.13 (1H, dd), 1.31 - 1.52 (4H, m), 1.87 - 1.95 (2H, m), 1.96 (4H, s), 2.20 (3H, dd), 2.39 - 2.5 (1H, m), 3.39 - 3.45 (2H, m), 4.16 (2H, t), 4.81 (1H, s), 5.49 (1H, d), 7.79 (1H, s), 8.14 (1H, s), 8.19 (1H, s), 8.30 (1H, s). m/z: ES+ [M+H]+ 417.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pirimidin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 3-yodo-4,5,6,7-tetrahidropirazolo[1,5-a]pirimidina

Se añadió N-yodosuccinimida (0.581 g, 2.58 mmol) a 4,5,6,7-tetrahidropirazolo[1,5-a] pirimidina (0.265 g, 2,15 mmol) en acetonitrilo (5 ml) a temperatura ambiente. bajo nitrógeno. La solución resultante se agitó a temperatura ambiente durante 1 h antes de añadir agua (20 ml). La agitación se continuó durante 1.5 h, y luego la mezcla de reacción se extrajo con MTBE (3 x 20 ml). Las capas orgánicas combinadas se lavaron secuencialmente con NaÜH acuoso 2 M (20 ml), solución de Na2S2Ü3 (20 ml, 10% p/v) y cloruro de sodio acuoso saturado (20 ml) antes de secarse sobre MgSÜ4, se filtraron y se concentraron presión reducida. El producto crudo resultante se purificó por cromatografía instantánea, gradiente de elución 0 a 100% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 3-yodo-4,5,6,7-tetrahidropirazolo[1,5-a] pirimidina (0.155 g, 28,9%) como un sólido cristalino blanco.
1H RMN (400 MHz, CDCb, 30°C) 2.16 (2H, q), 3.32 - 3.44 (2H, m), 3.98 (1H, s), 4.12 (2H, t), 7.24 (1H, s). m/z: ES+ [M+H]+ 250.
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pirimidin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

3-yodo-4,5,6,7-tetrahidropirazolo[l, 5-a] pirimidina (0.150 g, 0.600 mmol) y 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (0.184 ml, 0.9 mmol) se disolvieron en THF (4 ml) a 4 °C. Luego se añadió gota a gota un complejo de cloruro de isopropilmagnesio-cloruro de litio en THF (1.3 M; 2.78 mL, 3.61 mmol). La mezcla resultante se agitó a 4 °C durante 16 h, luego se agregaron más complejo de cloruro de isopropilmagnesio-cloruro de litio en THF (1.3 M; 2.78 mL, 3.61 mmol) y 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (0.184 ml, 0.90 mmol). La reacción se agitó bajo estas condiciones durante 1 h y luego se concentró bajo presión reducida. El residuo resultante se volvió a disolver en EtOAc (20 ml) y se lavó secuencialmente con NH4Cl acuoso saturado (25 ml), agua (20 ml) y cloruro de sodio saturado (20 ml). Las capas acuosas combinadas se lavaron con DCM (2 x 20 ml). Las capas orgánicas combinadas se secaron sobre Na2SO4, se filtraron y se concentraron bajo presión reducida para proporcionar 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]pirimidina crudo que se añadió a tert-butil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (0.160 g), 0.33 mmol; como se preparó en el Ejemplo 10), Precatalizador X-Phos de 2da generación (0.026 g, 0.03 mmol) y fosfato de potasio tribásico (0.175 g, 1.00 mmol) disueltos en 1,4-dioxano (4 mL) y agua (0.8 ml). mL) a 50 °C. La mezcla resultante se agitó a 50 °C durante 2 h y luego a 80 °C durante 16 h. La mezcla de reacción se concentró bajo presión reducida y el residuo resultante se redisolvió en DCM (20 ml) y se lavó con agua (20 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida para proporcionar un producto crudo que se purificó por cromatografía instantánea, gradiente de elución 0 a 30% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar tertbutil ((1R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pirimidin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato (0.082 g, 52%) como una goma de color amarillo. 1H RMN (400 MHz, CDCls, 30°C) 1.44 (12H, s), 1.82 - 2.46 (8H, m), 3.27 - 3.36 (3H, m), 4.12 (3H, t), 5.33 (1H, d), 7.80 (1H, s), 8.13 (1H, s), 8.19 (1H, s), 8.20 (1H, s). m/z: ES+ [M+H]+ 475.
Preparación de trihidrocloruro de (1 S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pirimidin-3-il)piridin-2-il)ciclohexanocarboxamida

Tert-butil ((1R, 3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a] pirimidin-3-il)piridin-2-il) carbamoilo )ciclohexil)carbamato (0.086 g, 0.18 mmol) y HCl en dioxano (4 M; 0.362 ml, 1.45 mmol) se disolvieron en metanol (2 ml) a temperatura ambiente bajo el aire La solución resultante se agitó a temperatura ambiente durante 3 h antes de concentrarse bajo presión reducida. El material resultante (66 mg) se usó directamente en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 375.
Ejemplo 16: (1S,3R)-3-acetamido-W-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)piridm-2-il)ciclohexanocarboxamida

A una solución agitada de (1S,3R)-3-amino-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridina -2-il)ciclohexanocarboxamida (65 mg, 0.18 mmol), trietilamina (0.054 mL, 0.39 mmol) y N,N-dimetilpiridin-4-amina (1.123 mg, 9.19 ^mol) en DCM (5 mL) se añadió anhídrido acético (0.021 ml, 0.22 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 1 h. El producto crudo se purificó por cromatografía de intercambio iónico utilizando una columna SCX-2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones se evaporaron para proporcionar (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H -Pirrolo [1,2-b]pirazol-3-il)piridin-2 -il)ciclohexanocarboxamida (6 0 . 0 mg, 82,0%) como un aceite incoloro que se cristalizó en una mezcla de éter/heptano para proporcionar un sólido blanco. 1H RMN (400 MHz, DMSO-d6, 30°C) 1.10 (1H, t), 1.29 (9H, s), 1.79 (6 H, s), 1.85 -1.94 (1H, m), 2.57 - 2.66 (1H, m), 2.93 (2H, s), 3.58 (1H, dt), 3.90 (2H, s), 7.21 (1H, dd), 7.74 (1H, d), 7.96 (1H, s), 8.18 - 8.24 (2H, m), 10.32 (1H, s). m/z: ES+ [M+H]+ 396.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de tert-butil ((1 R,3S)-3-((4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Tert-butil ((1R, 3S)-3-((4-bromopiridin-2-il) carbamoil)ciclohexil)carbamato (1.50 g, 3.77 mmol; preparado en el Ejemplo 3), acetato de potasio (1.11 g, 11.3 mmol) , 4,4,4',4',5,5,5',5'-octametil-2,2'-bi (1,3,2-dioxaborolano) (1,44 g, 5,65 mmol) y PdCh(dppf) (0.276 g, 0.380 mmol) se cargaron en un matraz. Se añadió 1,4-dioxano (30 ml) y la mezcla se calentó a 90 °C bajo nitrógeno durante 3 h. La mezcla se dejó enfriar y los sólidos se eliminaron por filtración. Se añadieron acetato de etilo (100 ml) y agua (50 ml) y se separaron las capas. La capa acuosa se extrajo con EtOAc (2 x 50 ml) y las capas orgánicas combinadas se secaron sobre Na2SO4 y se concentraron bajo presión reducida para proporcionar el producto crudo, tert-butil ((1R, 3S)-3-((4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)piridin-2-il) carbamoil)ciclohexil)carbamato (2,76 g), como un aceite de color marrón oscuro. Este aceite se usó directamente en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 446.
Preparación de tert-butil ((1 R,3S)-3-((4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió dicloro[1, 1 '-bis (di-t-butilfosfino)ferroceno]paladio (II) (45,5 mg, 0.07 mmol) a una solución desgasificada de tert-butil ((1 R, 3S)-3-((4 -(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)piridin-2-il) carbamoil)ciclohexil)carbamato (518 mg, 0.70 mmol), 3-bromo-5,5 -dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (150 mg, 0.70 mmol; preparado como en el Ejemplo 14) y fosfato de potasio tribásico (444 mg, 2,09 mmol) en 1,4-dioxano (5 ml) y agua (0.5 ml). La mezcla resultante se agitó a 90 °C durante 18 h y luego se purificó por cromatografía de intercambio iónico usando una columna SCX-2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones puras se concentraron bajo presión reducida para proporcionar un producto crudo en forma de un aceite de color marrón. Este aceite se purificó por cromatografía instantánea, gradiente de elución 0 a 100% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar tert-butil ((1R, 3S)-3-((4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3).-il)piridin-2-il) carbamoil)ciclohexil)carbamato (100 mg, 31.6%) como un sólido blanco. m/z: ES [[M+H]+ 454.
Preparación de (1 S,3R)-3-amino-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida

T ert-butil ((1R, 3S)-3-((4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)cidohexil)carbamato (93 mg, 0.21 mmol) se disolvió en HCl en dioxano (4 M; 0.436 ml, 1,74 mmol) y MeOH (5 ml) y la mezcla de reacción se agitó a temperatura ambiente durante 18 h. La mezcla de reacción se purificó luego por cromatografía de intercambio iónico usando una columna SCX-2. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones se concentraron bajo presión reducida. El producto crudo resultante se purificó adicionalmente mediante cromatografía instantánea en sílica, gradiente de elución de 0 a 10% (amoniaco 7N en metanol) en DCM. Las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-amino-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (68,0 mg, 94%) como un sólido blanco. m/z: ES [[M+H]+ 354.
Ejemplo 17: (1S,3R)-W-(4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N)pmdm-2-N)-3-(1-hidroxicidopropanocarboxamido)cic!ohexanocarboxamida

HATU (108 mg, 0.28 mmol) se agregó a una solución de ácido 1-hidroxiciclopropanocarboxílico (35 mg, 0.34 mmol), (1 S,3R)-3-amino-N-(4-(5,5-dimetil-5, 6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.28 mmol; preparada de acuerdo con el Ejemplo 16) y trietilamina (0.12 ml, 0.85 mmol) en DMF (1 mL). La mezcla de reacción se calentó a 50 °C durante 4 h y luego se enfrió a temperatura ambiente. La mezcla de reacción se purificó directamente por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 19 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida (92 mg, 74%) como un sólido. 1H RMN (500 MHz, DMSO-d6, 30°C) 0.74 (2H, m), 0.85 - 1.01 (2H, m), 1.15 - 1.27 (9H, m), 1.44 (1H, q), 1.61 - 1.77 (3H, m), 1.79 - 1.87 (1H, br. d), 2.52 - 2.59 (1H, m), 2.86 (2H, s), 3.54 - 3.63 (1H, m), 3.83 (2H, s), 6.10 (1H, s), 7.12 - 7.16 (1H, m), 7.57 (1H, d), 7.90 (1H, s), 8.13- 8.16 (2H, m), 10.27 (1H, s). m/z: ES+ [M+H]+ 438.
Ejemplo 18: W-((1R,3S)-3-((4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridm-2-il)carbamoil)ciclohexil)oxetano-3-carboxamida

HATU (77 mg, 0.20 mmol) se añadió a una solución de ácido oxetano 3 carboxílico (25 mg, 0.24 mmol), (1S,3R)-3-amino-N (4-(5,5-dimetil-5),6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (72 mg, 0 .2 0 mmol; preparada de acuerdo con el Ejemplo 16) y trietilamina (0.085 ml, 0.61 mmol ) en DMF (1 ml). La mezcla se agitó a temperatura ambiente durante 4 h y luego se purificó directamente por HPLC preparativa (columna Waters
XBridge Prep C18 OBD, sílica 5^, 19 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar N-((1R, 3S)-3-((4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b])pirazol-3-il)piridin-2-il) carbamoil)ciclohexil) oxetano-3-carboxamida (17 mg, 19%) como un sólido. 1H RMN (400 MHz, DMSO-cfe, 30°C) 1.06 - 1.17 (1H, m), 1.26 - 1.39 (9H, m), 1.77 - 1.86 (3H, m), 1.91 - 1.94 (1H, br d), 2.57 - 2.7 (1H, m), 2.93 (2H, s), 3.54 - 3.76 (2H, m), 3.90 (2H, s), 4.4 - 4.71 (4H, m), 7.21 (1H, dd), 7.82 (1H, d), 7.96 (1H, s), 8.21 - 8.24 (2H, m), 10.33 (1H, s). m/z: ES+ [M+H]+ 438.
Ejemplo 19: N-(( 1 R,3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridm-2-M)carbamoM)cidohexM)oxetano-3-carboxamida

HATU (118 mg, 0.31 mmol) se añadió a una solución de ácido oxetano-3-carboxílico (32 mg, 0.31 mmol), (1S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.26 mmol; preparado de acuerdo con el Ejemplo 14) y trietilamina (0.11 ml, 0.77 mmol) en DMA (2 ml). La mezcla se agitó a temperatura ambiente durante 16 h antes de ser enfriado con agua (20 ml). La mezcla se extrajo luego con DCM (50 ml) y la capa orgánica se lavó con cloruro de sodio acuoso saturado (50 ml) antes de pasar a través de un cartucho de separación de fases. Los extractos orgánicos combinados se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar N -((1R, 3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1, 2-b]pirazol-3-il)piridin-2-il) carbamoil)ciclohexil) oxetano-3-carboxamida (39 mg, 32%) como un sólido. 1H RMN (500 MHz, DMSO-d>, 30°C) 1.06 - 1.14 (1H, m), 1.62 - 1.75 (9H, m), 1.72 - 1.81 (3H, m), 1.92 (1H, br. d), 2.59 - 2.7 (1H, m), 2.90 (2H, s), 3.56 - 3.73 (2H, m), 3.95 (2H, s), 4.53- 4.66 (4H, m), 7.80 (1H, d), 8.00 (1H, s), 8.25 (1H, s), 8.35 (1H, s), 10.56 (1H, s). m/z: ES+ [M+H]+ 472.
Ejemplo 20: (1 S,3R)-N-(5-cloro-4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-((S)-2-hidroxipropanamido)ciclohexanocarboxamida

HATU (78 mg, 0.21 mmol) se añadió a una solución de ácido (S)-2-hidroxipropanoico (19 mg, 0.21 mmol), (1S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (80 mg, 0.21 mmoles; preparada de acuerdo con el Ejemplo 14), y trietilamina (0.086 ml, 0.62 mmol) en DMF (1 ml). La mezcla se agitó a temperatura ambiente durante 1 hora y luego se purificó directamente por HPLC preparativa (columna Waters XBridge Prep C18 OBD, 5 ^l de sílica, 19 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b])pirazol-3-il)piridin-2-il)-3-((S)-2-hidroxipropanamido)ciclohexanocarboxamida (56 mg, 59%) como un sólido. 1H RMN (300 MHz, DMSO-d>, 27°C) 1.14 - 1.21 (3H, m), 1.23- 1.54 (10H, m), 1.66 - 1.91 (4H, m), 2.56 - 2.70 (1H, m), 2.90 (2H, s), 3.53- 3.72 (1H, m), 3.87 - 3.97 (3H, m), 5.37 (1H, d), 7.49 (1H, d), 8.00 (1H, s), 8.25 (1H, s), 8.35 (1H, s), 10.55 (1H, s). m/z: ES+ [M+H]+ 460.
Ejemplo 21: (1S,3R)-N-(5-cloro-4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)pmdm-2-N)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida

HATU (78 mg, 0.21 mmol) se añadió a una solución de ácido 1-hidroxicidopropanocarboxílico (25 mg, 0.25 mmol), (1S,3R)-3-amino-N-(5-doro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)cidohexanocarboxamida (80 mg, 0.21 mmol; preparada de acuerdo con el Ejemplo 14) y trietilamina (0.086 ml) , 0.62 mmol) en DMF (1 ml). La mezcla se calentó a 50 °C durante 3 h, luego se enfrió hasta temperatura ambiente. La mezcla de reacción se purificó directamente mediante HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b])pirazol-3-il)piridin-2-il)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida (25 mg, 26%) como un sólido. 1H RMN (500 MHz, DMSO-cfe, 30°C) 0.72 - 0.85 (2H, m), 0.94 - 1.08 (2H, m), 1.23- 1.49 (9H, m), 1.47 - 1.58 (1H, m), 1.67 - 1.84 (3H, m), 1.87 (1H, br. d), 2.57 - 2.66 (1H, m), 2.90 (2H, s), 3.60 - 3.71 (1H, m), 3.95 (2H, s), 6.16 (1H, s), 7.62 (1H, d), 8.01 (1H, s), 8.26 (1H, s), 8.35 (1H, s), 10.55 (1H, s). m/z: ES+ [M+H]+ 472.
Ejemplo 22: (1S,3R)-3-acetamido-W-(5-cloro-4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-M)piridm-2-il)ciclohexanocarboxamida

(1S,3R)-3-Acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida (800 mg, 1.90 mmol; preparado de acuerdo con el Ejemplo 12), 6,6-dimetil-6,7- dihidro5H-pirrolo[1,2-a] imidazol (825 mg, 5,69 mmol), acetato de paladio (171 mg, 0.76 mmol) y acetato de potasio (372 mg, 3,79 mmol) se suspendieron en DMA (15 ml) y se sellaron en un tubo de microondas. El tubo se desgasificó y se purgó con nitrógeno (3x). La reacción se sometió luego a condiciones de microondas (150°C, 16 h) y se enfrió hasta temperatura ambiente. La mezcla de reacción se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida. El sólido color marrón claro resultante se recristalizó utilizando EtOAc/heptano y se secó a vacío para dar (1S,3R)-3-acetamido-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro-5H)-pirrolo[1,2-a] imidazol-3-il)piridin-2-il)ciclohexanocarboxamida (180 mg, 22%) como un sólido blanco. El filtrado se concentró bajo presión reducida para proporcionar un segundo lote de (1S,3R)-3-acetamido-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol-3-il)piridin-2-il)ciclohexanocarboxamida (118 mg, 14%). 1H RMN (500 MHz, DMSO-CÍ6, 30°C) 1.03- 1.16 (1H, m), 1.19 - 1.41 (9H, m), 1.72 - 1.81 (6 H, m), 1.91 (1H, br. d), 2.57 - 2.68 (1H, m), 2.71 (2H, s), 3.50 - 3.62 (1H, m), 3.91 (2H, s), 7.51 (1H, s), 7.75 (1H, d), 8.28 (1H, s), 8.42 (1H, s), 10.66 (1H, s). m/z: ES+ [M+H]+ 430.
Preparación de 4,4-dimetilpirrolidin-2-tiona

El Reactivo de Lawesson (9.83 g, 24.30 mmol) se añadió a una solución agitada de 4,4-dimetilpirrolidin-2-ona (5.0 g, 44.19 mmol) en tolueno (100 ml). La mezcla resultante se calentó bajo condiciones de reflujo bajo nitrógeno durante 4.5 h. La mezcla se enfrió luego hasta temperatura ambiente y se mantuvo bajo estas condiciones durante 18 h antes de concentrarse bajo presión reducida para proporcionar un sólido de color amarillo. El sólido se disolvió en DCM, se
añadió sílica y la mezcla se filtró. El filtrado se concentró bajo presión reducida para proporcionar un aceite de color amarillo. Este aceite se purificó por cromatografía instantánea en sílica, eluyendo con DCM, para proporcionar 4,4-dimetilpirrolidina-2-tiona (2,8 g, 48%) en forma de un sólido cristalino incoloro. Las fracciones impuras se concentraron bajo presión reducida para proporcionar un segundo lote de 4,4-dimetilpirrolidina-2-tiona en forma de cristales de color crema/amarillo pálido (3.1 g, 55%). A pesar de una pureza ligeramente inferior, este segundo lote de material también fue adecuado para su uso en etapas posteriores. 1H RMN (400 MHz, CDCh, 30°C) 1.19 (6H, s), 2.70 (2H, s), 3.36 (2H, s), 7.75 (1H, br. s).
Preparación de hidroyoduro de 3,3-dimetil-5-(metiltio)-3,4-dihidro2H-pirrol

Se añadió yodometano en MTBE (2 M; 42,7 ml, 85,4 mmol) a una solución agitada de 4,4-dimetilpirrolidina-2-tiona (2,76 g, 21,3 mmol) en iPrOH (45 ml) a temperatura ambiente. Un precipitado blanco se formó con el tiempo. La reacción se agitó a temperatura ambiente durante 18 h y luego se filtró. El sólido recogido se lavó con Et2O y luego se secó para proporcionar 3,3-dimetil-5-(metiltio)-3,4-dihidro-2H-pirrol como la sal de hidroyoduro (4,3 g, 75%). Este material se llevó a la siguiente etapa sin purificación adicional. 1H RMN (500 MHz, DMSO-d6, 27°C) 1.17 (6H, s), 2.74 (3H, s), 3.10 (2H, s), 3.72 (2H, s), 12.3 (1H, br. s).
Preparación de hidroyoduro de N-(2,2-dimetoxietil)-3,3-dimetil-3,4-dihidro2H-pirrol-5-amina

Se añadió 2,2-dimetoxietanamina (1,82 ml, 16,7 mmol) a una suspensión agitada de hidroyoduro 3,3-dimetil-5-(metiltio)-3,4-dihidro-2H-pirrol (4,32 g, 15,9 mmol) en etanol. (40 ml) a temperatura ambiente. La sal de hidroyoduro se disolvió tras la adición de la amina. La mezcla resultante se calentó bajo condiciones de reflujo (utilizando un limpiador de blanqueo) durante 4.5 h y luego se retiró del calor. Después de otras 18 h, la mezcla de reacción se concentró bajo presión reducida para proporcionar hidroyoduro de N-(2,2-dimetoxietil)-3,3-dimetil-3,4-dihidro-2H-pirrol-5-amina (5,35 g, 102). %) como un sólido cristalino incoloro. 1H RMN (400 MHz, DMSO-d6, 30°C) 1.12 (6H, s), 2.58 - 2.7 (2H, m), 3.34 (8H, s), 3.37 (2H, d), 4.51 (1H, m), 9.35 (2H, br. s).
Preparación de 6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol

Se añadió ácido clorhídrico (4 M; 5 ml, 20 mmol) a una solución agitada de hidroyoduro de N-(2,2-dimetoxietil)-3,3-dimetil-3,4-dihidro-2H-pirrol-5-amina (5,35 g, 16,3 mmol) en 1,4-dioxano (50 ml) a temperatura ambiente. La mezcla resultante se calentó a 90°C durante 3 h. La mezcla se enfrió luego hasta temperatura ambiente y se agitó bajo estas condiciones durante 2.5 días antes de concentrarse bajo presión reducida para proporcionar un alquitrán marrón oscuro. Esta mezcla se disolvió en DCM y se diluyó con Et2O. Se añadió amoniaco acuoso (28-30%; 2,8 ml) a la mezcla en agitación. Las capas se separaron y la capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida para proporcionar 6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol (2,32 g, 100%) como un aceite de color marrón. 1H RMN (400 MHz, CDCls, 21°C) 1.28 (6H, s), 2.70 (2H, s), 3.69 (2H, s), 6.84 (1H, d), 7.03 (1H, d).
Ejemplo 23: (R)-N-((1R,3S)-3-((5-cloro-4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N)pmdm-2-il)carbamoil)cidohexM)tetrahidrofuran-3-carboxamida

El ácido (R)-tetrahidrofuran-3-carboxílico (0.036 g, 0.31 mmol), HATU (0.116 g, 0.31 mmol) y trietilamina (0.11 ml, 0.77 mmol) se agitaron juntos en DMF (2 ml) bajo nitrógeno durante 20 minutos. Luego se agregó (1S,3R)-3-amino-N-(5-doro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-N)piridina -2-il)ciclohexanocarboxamida (0.100 g, 0.26 mmol; preparada de acuerdo con el Ejemplo 14 utilizando 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol preparado como se describe a continuación) en DMF (1 ml), y la mezcla se agitó durante otros 30 minutos. La reacción se concentró bajo presión reducida y la mezcla se purificó por cromatografía instantánea C18, gradiente de elución 20 a 60% de MeCN en agua que contenía NH4OH acuoso al 1%. Las fracciones puras se concentraron bajo presión reducida para proporcionar (R)-N -((1R, 3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)ciclohexil) tetrahidrofuran-3-carboxamida (0.113 g, 90%) como un sólido blanco. 1H RMN (400 MHz, DMSO-cfe, 30°C) 1.05 - 1.2 (1H, m), 1.20 - 1.38 (9H, sm), 1.79 (3H, br. d), 1.86 - 2.03 (3H, m), 2.56 - 2.63 (1H, m), 2.81 - 2.91 (3H, m), 3.52 - 3.78 (4H, m), 3.83 (1H, t), 3.95 (2H, s), 7.83 (1H, d), 7.99 (1H, s), 8.25 (1H, s), 8.34 (1H, s), 10.53 (1H, s). m/z: ES+ [M+H]+ 486.
Un procedimiento alternativo utilizado para preparar 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (ya descrito en el Ejemplo 14, Intermedios) se describe a continuación:
Preparación de 3-yodo-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió NIS (1.646 g, 7.32 mmol) en porciones a 5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.906 g, 6,65 mmol; preparado de acuerdo con el Ejemplo 14) en acetonitrilo. (40 ml) a temperatura ambiente bajo nitrógeno. La mezcla resultante se agitó a 23°C durante 18 h. La mezcla de reacción se diluyó con EtOAc (50 ml) y se lavó secuencialmente con agua (40 ml), tiosulfato de sodio acuoso (10 g en 30 ml) y cloruro de sodio acuoso saturado (20 ml). La capa orgánica se secó sobre MgSO4 , se filtró y se concentró bajo presión reducida para proporcionar un producto crudo (1,59 g, 91%) en forma de un aceite naranja. Este aceite se purificó por destilación bajo presión reducida (0.12 mbar), con una recolección a una temperatura de cabeza de 140 °C. El destilado recogido de esta manera proporcionó 3-yodo-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (1,38 g, 79%) como un líquido incoloro. Alternativamente, el yoduro se llevó a la siguiente etapa sin destilación. 1H RMN (400 MHz, CDCb, 30°C) 1.30 (6 H, s), 2.63 (2H, s), 3.94 (2H, s), 7.47 (1H, s).
Preparación de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió gota a gota durante 3 minutos, complejo de cloruro de litio y isopropilmagnesio en THF (1,3 M; 1,69 ml, 2,20 mmol) a 3-yodo-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.444 g, 1,69 mmol) en THF (5 ml) a -78 °C bajo nitrógeno. La mezcla resultante se agitó a -78°C durante 45 minutos. Luego se añadió gota a gota 2-isopropoxi-4,4,5,5tetrametil-1,3,2-dioxaborolano (0.473 g, 2,54 mmol) a la mezcla de reacción, manteniendo la temperatura interna a -78 °C. Una vez que se completó la adición, la mezcla de reacción se dejó calentar hasta temperatura ambiente más de 18 h. La mezcla de reacción se concentró luego bajo presión reducida y se diluyó con EtOAc (40 ml). La mezcla resultante se lavó secuencialmente con cloruro de amonio acuoso saturado ( 20 ml), agua ( 20 ml) y cloruro de sodio acuoso saturado (20 ml). La capa orgánica se secó sobre MgSO4 , se filtró y se concentró bajo presión reducida para proporcionar 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.41 g, 93%) contaminado con ~13% en moles de material de partida des-yodo basado en el análisis de RMN como un sólido ceroso. La trituración con heptano produjo 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2] -b]pirazol puro (0.24 g, 55%) como un sólido blanco.
Ejemplo 24: (S)-N-((1 R,3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-N)carbamoN)ciclohexN)tetrahidrofuran-3-carboxamida

Una solución de ácido (S)-tetrahidrofuran-3-carboxílico (0.036 g, 0.31 mmol), HATU (0.12 g, 0.31 mmol) y trietilamina (0.11 mL, 0.77 mmol) en DMF (2 mL) se agitó bajo nitrógeno durante 20 minutos. Luego se agregó (1S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (0 .1 0 g, 0.26 mmol; preparada de acuerdo con el Ejemplo 14 utilizando 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il) Se añadió -5,6-dihidro-4H-pirrolo[1,2-b]pirazol preparado como se describe en el Ejemplo 23) en DMF (1 ml), y la mezcla resultante se agitó bajo estas condiciones durante 30 minutos. La mezcla se concentró bajo presión reducida y el residuo resultante se purificó por cromatografía instantánea C18, gradiente de elución 20 a 60% de MeCN en agua que contenía NH4OH al 1 %. Las fracciones puras se concentraron bajo presión reducida para proporcionar (S)-N -((1R,3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclohexil) tetrahidrofuran-3-carboxamida (0.10 g, 81%) como un sólido blanco. 1H Rm N (400 MHz, DMSO-d6, 30°C) 1.05 - 1.16 (1H, m), 1.21 - 1.41 (9H, m), 1.72 - 1.83 (3H, m), 1.87 - 2.04 (3H, m), 2.57 - 2.66 (1H, m), 2.82 - 2.91 (3H, m), 3.54 -3.77 (4H, m), 3.83 (1H, t), 3.95 (2H, s), 7.83 (1H, d), 7.99 (1H, s), 8.25 (1H, s), 8.35 (1H, s), 10.54 (1H, s). m/z: ES+ [M+H+] 486.
Ejemplo 25: (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida
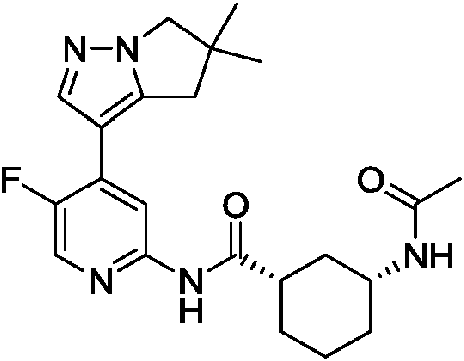
Tetrakis(trifenilfosfina)paladio (0) (0.13 g, 0.12 mmol) y Xantphos (0.13 g, 0.23 mmol) se agregaron juntos en una porción a una mezcla desgasificada de tert-butil ((1R, 3S)-3-carbamoilciclohexilo)carbamato (0.670 g, 2.76 mmol), 3-(2-cloro-5-fluoropiridin-4-il)-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.61 g, 2,3 mmol), carbonato de cesio (1.88 g, 5.76 mmol) y 1,4-dioxano (26 ml). La mezcla amarilla brillante resultante se mantuvo bajo condiciones de reflujo por inmersión en un baño de aceite que se había precalentado hasta 120°C. Después de 20 h, la reacción se enfrió, se diluyó con cloruro de sodio acuoso saturado al 50% y se extrajo con acetato de etilo (2x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida para proporcionar tert-butil ((1 R,3S)-3-((4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il) carbamoil)ciclohexil)carbamato crudo como un sólido de color amarillo claro. Se añadieron ácido clorhídrico en dioxano (4 M; 10 ml, 40 mmol) y DCM (5 ml), dando como resultado una solución de color naranja claro que rápidamente se volvió turbia y amarilla. El metanol (~3 mL) se tituló en la reacción hasta que la mezcla se volvió clara en su mayor parte. Después de 15 minutos, la mezcla de naranja se concentró bajo presión reducida para proporcionar un sólido naranja. Se añadió piridina (3,7 ml, 46 mmol) a este sólido junto con DCM (19 ml). Se observó una ligera exotermia, y la reacción se sumergió en un baño de agua. Luego se añadió gota a gota anhídrido acético (0.43 ml, 4.6 mmol).
Después de otros 10 minutos, se agregaron otros 200 |jl de anhídrido acético. Después de otros 30 minutos, se agregaron otros 600 j l de anhídrido y 6 ml de piridina. La reacción se mantuvo bajo estas condiciones durante otros 45 minutos y luego se vertió en bicarbonato de sodio acuoso saturado y acetato de etilo. Las capas se separaron y la capa acuosa se extrajo con acetato de etilo. Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo de color naranja resultante se purificó por cromatografía instantánea en sílica, el gradiente de elución 50 a 100% de EtOAc en hexano seguido de 0 a 20% de metanol en acetato de etilo, y las fracciones puras se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido -N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida (0.89 g, 94 %) como un sólido espuma amarilla débil. 1H RMN (DMSO-de, 27°C): 1.00 - 1.16 (1H, m), 1.22 - 1.40 (9H, m), 1.74 - 1.81 (6H, m), 1.83- 1.94 (1H, m), 2.55 - 2.68 (1H, m), 2.93 (2H, s), 3.49 - 3.65 (1H, m), 3.94 (s, 2H), 7.75 (1H, d), 7.88 (1H, d), 8.28 (1H, d), 8.30 (1H, d), 10.46 (1H, s). m/z: ES+ [M+H]+ 414.
Método 1: se agitó una suspensión del Ejemplo 25 (381 mg) en EtOAc a temperatura ambiente durante 18 h, luego se filtró y se lavó con EtOAc frío para proporcionar (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b ]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida (149 mg) como un sólido blanco cristalino conocido como Ejemplo 25, Forma A.
Método 2: Se recogieron aproximadamente 5 g del Ejemplo 25 en hexanos: DCM: acetona 1: 1: 1 (~20 mL) y luego se concentraron bajo presión reducida para dar un gel ligeramente translúcido. Este gel se trató luego con una pequeña cantidad del mismo disolvente (~5 mL) y se agitó vigorosamente durante 10 minutos hasta que se formó una mezcla blanca homogénea y no se vio ningún gel. Esta mezcla se filtró con un 30% de acetona en lavado con hexano, y el precipitado se secó al vacío a 50°C para proporcionar la Forma A del Ejemplo 25 en forma de un sólido blanco.
Los cristales del Ejemplo 25 (Forma A) se analizaron por XRPD y los resultados se tabulan a continuación y se muestran en la Figura 3. La XRPD del sólido confirma que el sólido contiene la Forma A.
Los picos principales de la Forma A del Ejemplo 25 se muestran en la Tabla 2 a continuación:

De acuerdo con la presente invención, se proporciona una forma cristalina, la Forma A, que tiene un patrón de difracción de rayos X en polvo con picos específicos a aproximadamente 2-theta = 8,8, 10.1, 11.5, 18.9, 20.0, 20.5, 21.8, 22.8, 23.9 y 25.2°.
Los cristales obtenidos de acuerdo con los Métodos 1 y 2 (Forma A) se analizaron mediante técnicas térmicas. El análisis por DSC indicó que la Forma A se funde con un punto de inicio a 194° y un pico a 197°. TGA indicó que la Forma A exhibe una pérdida de masa de aproximadamente 1.4% al calentar de 22 hasta 100 °C. En la Figura 4 se muestra un termograma DSC/TGA representativo.
Un procedimiento alternativo para hacer (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)- 5-fluoropiridin-2-il)ciclohexanocarboxamida se describe en el Ejemplo 86.
Los procedimientos utilizados para preparar los materiales de partida tert-butil ((1R,3S)-3-carbamoilcidohexil)carbamato y 3-(2-cloro-5-fluoropiridin-4-il)-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol se describen a continuación:
Preparación de 3-(2-cloro-5-fluoropiridin-4-il)-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol

2-doro-5-fluoro-4-yodopiridina (1,00 g, 3,88 mmol), 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (1,53 g, 5,83 mmol; preparado de acuerdo con el Ejemplo 23), Precatalizador de XPhos de 2da generación (0.31 g, 0.39 mmol) y fosfato de potasio dibásico (2,03 g , 11,65 mmol) se disolvieron en dioxano desgasificado (10 ml) y agua (2 ml) a 21 °C. La mezcla de reacción se agitó a 80°C durante 3 h, y luego la mezcla se enfrió, se diluyó con EtOAc (30 ml) y se lavó con agua (10 ml). La capa orgánica se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 50% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar 3-(2-cloro-5-fluoropiridin-4-il)-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (1,00 g, 97%) como un sólido blanco. 1H RMN (500 MHz, CDCb, 27°C) 1.36 (6H, s), 2.95 (2H, d), 3.97 (2H, s), 7.31 (1H, d), 7.94 (1H, d), 8.20 (1H, d). m/z: ES+ [M+H]+ 266.
Preparación de 3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato de (cis)-bencilo

Se añadió gota a gota bromuro de bencilo (12,4 ml, 104 mmol) como una solución en DMF (10 ml) a una mezcla desgasificada de ácido cis-3-((tert-butoxicarbonil)amino)ciclohexanocarboxílico (19.5 g, 80.0 mmol, preparado de acuerdo con intermedios de Ejemplo 2), carbonato de cesio (33.9 g, 104 mmol) y DMF (80 mL) a 0 °C. El baño de hielo se retiró y la reacción se agitó en estas condiciones durante 18 h. La mezcla se diluyó luego con un volumen igual de acetato de etilo y se filtró con un lavado de acetato de etilo. La capa orgánica se lavó con cloruro de sodio acuoso saturado al 50% (3x) y luego cloruro de sodio acuoso saturado. La capa orgánica se secó luego sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El aceite de color amarillo claro resultante se purificó por cromatografía instantánea de sílica, gradiente de elución 0 a 30% de acetato de etilo en hexanos, para proporcionar 3-((tertbutoxicarbonil)amino)ciclohexanocarboxilato de cis-bencilo (25,4 g, 95%) como un aceite claro incoloro que solidifica a un sólido blanco en reposo. 1H RMN (DMSO-d>, 27°C) 0.98 - 1.34 (4H, m), 1.38 (9H, s), 1.67 - 1.78 (2H, m), 1.84 (1H, d), 1.99 (1H, d), 2.35 - 2.49 (1H, m), 3.17 - 3.31 (1H, s), 5.09 (2H, s), 6.76 (1H, d), 7.30 - 7.42 (5H, m). m/z: ES+ [M+Na]+ 356.
Preparación de 3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato (1S,3R)-bencilo y 3-((tertbutoxicarbonil)amino)ciclohexanocarboxilato de (1 R,3S)-bencilo

El 3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato de cis-bencilo (25,4 g, 76,2 mmol) se resolvió mediante condiciones de SFC preparativas (Columna: Lux Amylose-2, 5 ^m, 21,2 mm de diámetro, 250 mm de longitud, 40 °C columna temperatura, tasa de flujo de 80 ml/min), eluyendo con isopropanol al 10% en CO2 , para proporcionar 3-((tertbutoxicarbonil)amino)ciclohexanocarboxilato de (1S,3R)-bencilo (11,5 g, 45%) como un sólido blanco y 3-((tertbutoxicarbonil)amino)ciclohexanocarboxilato de (1R, 3S)-bencilo (11,5 g, 45%) como un sólido blanco.
3-((tert-butoxicarbonil)amino)cidohexanocarboxilato de (1S,3R)-bencilo
1H RMN (DMSO- de, 27°C) 0.96 - 1.34 (4H, m), 1.37 (9H, s), 1.68 - 1.88 (3H, m), 1.98 (1H, d), 2.37 - 2.48 (1H, m), 3.16 - 3.32 (1H, m), 5.09 (2H, s), 6.59 - 6.84 (1H, m), 7.26 - 7.50 (5H, m). m/z: ES+ [M+Na]+ 356.
Rotación óptica:

3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato de (1R,3S)-bencilo
1H RMN (DMSO-de, 27°C) 0.95 - 1.34 (4H, m), 1.37 (9H, s), 1.68 - 1.78 (2H, m), 1.84 (1H, d), 1.98 (1H, d), 2.36 - 2.48 (1H, m), 3.17 - 3.34 (1H, m), 5.09 (2H, s), 6.76 (1H, d), 7.30 - 7.41 (5H, m). m/z: ES+ [M+Na]+ 356.
Rotación óptica:
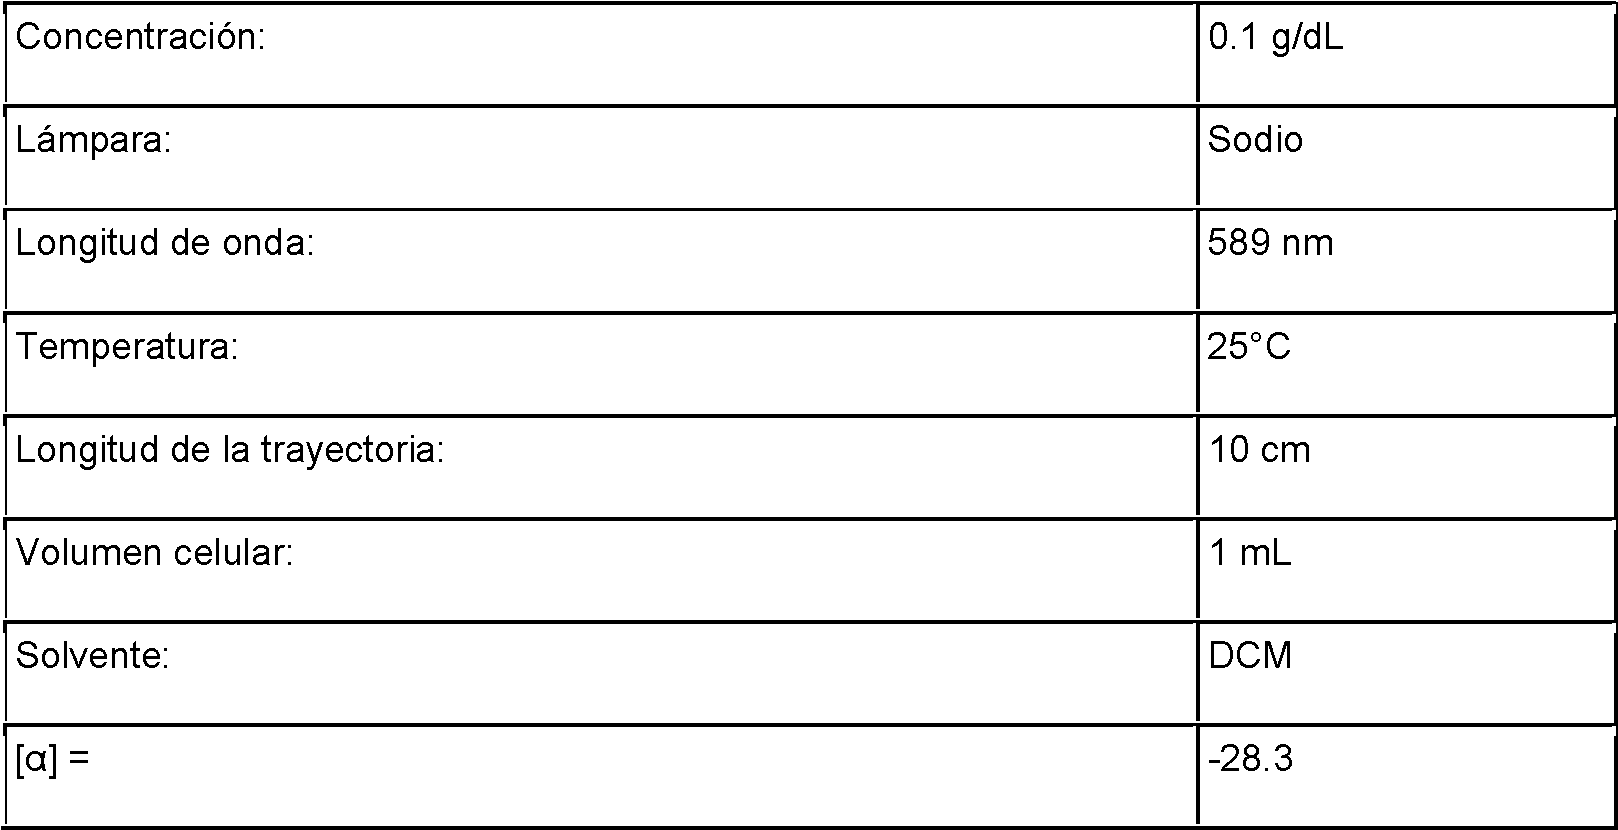
Condiciones analíticas de SFC:


Tiempo de Retención:
0.66 min, (1S,3R)-bencil 3-((tert-butoxicarbonil)amino)cidohexanocarboxilato
0.96 min, (1R,3S)-bencil 3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato
e.e.
>98%, (1S,3R)-bencil 3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato
97.5%, (1R,3S)-bencil 3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato
Un procedimiento alternativo para la preparación de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (ya descrito en el Ejemplo 2, Intermedios) se describe a continuación:

Una mezcla desgasificada de (1S,3R)-bencil 3-((tert-butoxicarbonil)amino)ciclohexanocarboxilato (11.5 g, 34.6 mmol), paladio sobre carbono (10% en peso; 3.68 g, 34.5 mmol) y metanol (86 ml) ) se sometió a una atmósfera de hidrógeno (1 atm, globo). Después de 18 h, la mezcla se filtró con un lavado con metanol. El filtrado se concentró hasta obtener un aceite gris claro ligeramente turbio. Este aceite se recogió en acetato de etilo, se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El sólido aceitoso blanco resultante se calentó a vacío hasta que cesó todo burbujeo procedente de la evaporación del disolvente. El enfriamiento hasta temperatura ambiente proporcionó ácido (1S,3R)-3-((tert-butoxicarbonil)amino)ciclohexanocarboxílico (8,4 g, 99%) como un sólido blanco (véase el Ejemplo 2, Intermedios, para la caracterización).
Rotación óptica:


Preparación de tert-butil ((1 R,3S)-3-carbamoilcidohexil)carbamato

Se añadió carbonil diimidazol (6,44 g, 39,74 mmol) a una solución de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)cidohexanocarboxílico (3,22 g, 13,3 mmol) en DMF (30 ml) a 40 °C . La mezcla resultante se agitó a 40°C durante 4 h. La mezcla de reacción se enfrió luego a 0°C y se añadió acetato de amonio (7.15 g, 92.7 mmol) en una porción con agitación vigorosa. Esto fue seguido por la evolución del gas y la generación de una espuma. Se agregó una pequeña cantidad (~2 mL) de DCM a lo largo de los lados del matraz para romper la espuma y evitar que alcanzara la abertura del matraz. Gradualmente, esta espuma fue reabsorbida por la mezcla de reacción, que se dejó calentar hasta temperatura ambiente durante la noche. Después de un total de 18 h en estas condiciones, la mezcla de reacción se vertió en agua con hielo y la mezcla resultante se agitó en estas condiciones durante 5 minutos antes de filtrarse con un lavado con agua. El precipitado resultante se secó al vacío a 80 °C durante 2 h antes de enfriarse hasta temperatura ambiente. Luego se continuó el secado al vacío durante 18 h para proporcionar de tertbutil ((1R, 3S)-3-carbamoilciclohexilo)carbamato (2,76 g, 86%) como un sólido blanco esponjoso. 1H RMN (DMSO-d6, 27°C) 0.99 - 1.31 (4H, m), 1.38 (9H, s), 1.58 - 1.85 (4H, m), 2.06 - 2.19 (1H, m), 3.14 - 3.26 (1H, m), 6.63 (1H, br s), 6.73 (1H, d), 7.17 (1H, br s). m/z: ES+ [M+Na]+ 265.
Rotación óptica:

Ejemplo 26: cis-W-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)pmdm-2-M)-3-hidroxiciclobutanocarboxamida

Se añadió fluoruro de tetrabutilamonio en THF (1 M; 0.154 ml, 0.15 mmol) a una solución agitada de cis-3-((tertbutildimetilsilil)oxi)-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)cidobutancarboxamida (68 mg, 0.15 mmol) en t Hf (3 ml) a temperatura ambiente bajo una atmósfera de nitrógeno. La mezcla de reacción se agitó en estas condiciones durante 2 h y luego se purificó utilizando una columna SCX, eluyendo secuencialmente con DCM, MeOH y 1% de NH3 en MeOH. Las fracciones del producto se concentraron bajo presión reducida. El residuo resultante se purificó mediante HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes para proporcionar cis-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-hidroxiciclobutanocarboxamida (43 mg, 85%). 1H RMN (500 MHz, DMSO-cfe, 30°C) 1.30 (6H, s), 2.05 (2H, qd), 2.28 -2.43 (2H, m), 2.71 - 2.85 (1H, m), 2.95 (2H, s), 3.91 (2H, s), 3.98 (1H, q), 5.13 (1H, d), 7.17 - 7.26 (1H, m), 7.98 (1H, s), 8.21 (1H, dd), 8.25 (1H, s), 10.30 (1H, s). m/z: ES+ [M+H]+ 327.
Los procedimientos utilizados para preparar el material de partida cis-3-((tert-butildimetilsilil)oxi)-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclobutanocarboxamida se describen a continuación:
Preparación de cis-3-((fe/f-6uf//dimetilsilil)oxi)-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclobutanocarboxamida

Cis-N-(4-bromopiridin-2-il)-3-((tert-butildimetilsilil)oxi)ciclobutancarboxamida (365 mg, 0.800 mmol; preparada de acuerdo con el Ejemplo 6), 5,5-dimetil-3-(4, 4,5,5-tetrametil-1,3-dioxolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (185 mg, 0.700 mmol; preparado de acuerdo con el Ejemplo 23), fosfato de potasio (446 mg, 2,10 mmol) y Precatalizador XPhos de 2da generación (55 mg, 0.070 mmol) se suspendieron en 1,4-dioxano (4 ml) y agua (0.80 ml) a temperatura ambiente. La mezcla resultante se desgasificó, se purgó con nitrógeno y luego se calentó a 85 °C durante 18 h. La mezcla de reacción se enfrió a temperatura ambiente. y se sometió a partición entre EtOAc (50 ml) y agua (25 ml). Las capas se separaron y la capa acuosa se extrajo con EtOAc (2 x 50 ml) y DCM (50 ml). Las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. La goma de color naranja resultante se purificó por cromatografía instantánea en sílica, eluyendo con EtOAc al 0 a 40% en heptano. Las fracciones del producto se concentraron bajo presión reducida para proporcionar cis-3-((tert-butildimetilsilil)oxi)-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b])pirazol-3-il)piridin-2-il)ciclobutanocarboxamida (68 mg, 22%) como un sólido cristalino incoloro. 1H RMN (400 MHz, CDCls, 22°C) 0.06 (6H, s), 0.89 (9H, s), 1.36 (6H, s), 2.22 - 2.38 (2H, m), 2.49 -2.67 (3H, m), 3.02 (2H, s), 3.93 (2H, s), 4.15 - 4.35 (1H, m), 7.11 (1H, dd), 7.82 (1H, s), 7.92 (1H, s), 8.17 (1H, d), 8.30 (1H, s). m/z: ES+ [M+H]+ 441.
Ejemplo 27: cis-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N)piridm-2-il)-3-hidroxiciclobutanocarboxamida

Se añadió fluoruro de tetrabutonio en THF (1 M; 0.21 ml, 0.21 mmol) a una solución agitada de cis-3-((tertbutildimetilsilil)oxi)-N-(5-doro-4-(5,5-dimetil) 5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclobutancarboxamida (101 mg, 0.210 mmol) en THF (3 ml) a temperatura ambiente bajo una atmósfera de nitrógeno. La solución resultante se agitó bajo estas condiciones durante 18 h. La mezcla de reacción se purificó utilizando una columna SCX, eluyendo secuencialmente con DCM, MeOH y NH3 al 1% en MeOH. Las fracciones del producto se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones del producto se concentraron bajo presión reducida y el residuo resultante se purificó adicionalmente mediante HPLC preparativa (columna Waters SunFire, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 0.1% de ácido fórmico) y MeCN. como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar cis-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-hidroxiciclobutano carboxamida (35 mg, 45%). 1H RMN (500 MHz, DMSO-cfe, 30°C) 1.29 (6H, s), 2.04 (2H, qd), 2.37 (2H, qd), 2.77 (1H, ddd), 2.92 (2H, s), 3.96 (2H, s), 3.96 - 4.02 (1H, m), 5.14 (1H, d), 8.02 (1H, s), 8.29 (1H, s), 8.34 (1H, d), 10.51 (1H, s). m/z: ES+ [M+H]+ 361.
Los procedimientos para la preparación del material de partida cis-3-((fe/f-6uf//dimetilsilil)oxi)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclobutanocarboxamida se describen a continuación.
Preparación de ds-3-((fe/f-6uf/Vdimetilsilil)oxi)-N-(5-cloro-4-yodopiridin-2-il)ciclobutanocarboxamida

Se añadió T3P en acetato de etilo (50% en peso; 2,85 ml, 4,79 mmol) a una solución agitada de 5-cloro-4-yodopiridin-2-amina (610 mg, 2,40 mmol; preparada de acuerdo con el Ejemplo 2), ácido cis-3-((tertbutildimetilsilil)oxi)ciclobutanocarboxílico (552 mg, 2,40 mmol; preparado de acuerdo con el Ejemplo 4) y piridina (0.78 ml, 9,6 mmol) en EtOAc (10 ml) a temperatura ambiente La solución resultante se agitó a temperatura ambiente durante 18 h. La reacción se detuvo mediante la adición de cloruro de amonio acuoso saturado (30 ml). Las capas se separaron y la capa acuosa se extrajo con EtOAc (3 x 50 ml). Las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida para proporcionar cis-3-((tert-butildimetilsilil)oxi)-N-(5-cloro-4-yodopiridin-2-il)ciclobutanocarboxamida (1,07). g, 96%) como un sólido cristalino de color crema. 1H RMN (400 MHz, CDCl3, 21°C) 0.06 (6H, s), 0.89 (9H, s), 2.23- 2.35 (2H, m), 2.47 - 2.64 (3H, m), 4.17-4.32 (1H, m), 7.95 (1H, bs), 8.18 (1H, s), 8.86 (1H, s). m/z: ES+ [M+H]+ 467.
Preparación de cis-3-((tert-but//dimetilsilil)oxi)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclobutanocarboxamida

Cis-3-((tert-butildimetilsilil)oxi)-N-(5-cloro-4-yodopiridin-2-il)ciclobutanocarboxamida (461 mg, 0.840 mmol), 5,5-dimetil-3-(4,4 5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (200 mg, 0.76 mmol; preparado de acuerdo con el Ejemplo 23), Se suspendieron fosfato de potasio (486 mg, 2,29 mmol) y precatalizador XPhos de 2da generación (60.0 mg, 0.08 mmol) en 1,4-dioxano y agua a temperatura ambiente. La mezcla resultante se desgasificó, se purgó con nitrógeno y se calentó a 85°C durante la noche. La reacción se enfrió hasta temperatura ambiente y se sometió a partición entre EtOAc (50 ml) y agua (25 ml). Las capas se separaron y la capa acuosa se extrajo con EtOAc (3 x 50 ml). Las capas orgánicas combinadas se secaron sobre MgSO4 , se filtraron y se concentraron bajo presión reducida. La goma de color naranja resultante se purificó por cromatografía instantánea de sílica, eluyendo con EtOAc al 0 a 40% en heptano. Las fracciones del producto se evaporaron hasta sequedad para proporcionar cis-3-((tert-butildimetilsilil)oxi)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2] -b]pirazol-3-il)piridin-2-il)ciclobutanocarboxamida (101 mg, 2 8 %) como un sólido cristalino incoloro. 1H RMN (400 MHz, CDCh, 21°C) 0.06
(6H, s), 0.89 (9H, s), 1.35 (6H, s), 2.24 - 2.45 (2H, m), 2.5 - 2.74 (3H, m), 2.98 (2H, s), 3.96 (2H, s), 4.18 - 4.24 (1H, m), 7.77 (1H, s), 8.14 (1H, s), 8.23 (1H, s), 8.29 (1H, s). m/z: ES+ [M+H]+ 475.
Ejemplo 28: (1S,3R)-3-acetamido-N-(6-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)pirimidin-4-iljciclohexanocarboxamida

Un matraz cargado con (1S,3R)-3-acetamido-N-(6-doropirimidin-4-il)ádohexanocarboxamida (100 mg, 0.34 mmol), 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (84 mg, 0.34 mmol), didoro [1,1'-bis (di-tertbutilfosfino)ferroceno]paladio (II) (11 mg, 0.020 mmol) y fosfato de potasio (215 mg, 1,01 mmol) se evacuaron y se volvieron a llenar con nitrógeno (3x). Se añadió 1,4-dioxano desgasificado (1 ml) seguido de agua (0.2 ml), y la mezcla se calentó hasta 90 °C y se mantuvo en estas condiciones durante 18 h. La reacción se concentró luego bajo presión reducida y el residuo resultante se sometió a partición entre bicarbonato de sodio acuoso saturado (20 ml) y acetato de etilo (20 ml). Las capas se separaron y la capa acuosa se extrajo con acetato de etilo (2 x 20 ml). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado (20 ml), se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía en columna sobre alúmina básica, gradiente de elución de 0 a 100% (MeOH al 10% en EtOAc) en heptano para proporcionar (1S,3R)-3-acetamido-N-(6-(4,5,6),7-tetrahidropirazolo[1,5-a]piridin-3-il)pirimidin-4-il)ciclohexanocarboxamida (55 mg, 43%) como un sólido color bronce. 1H RMN (400 MHz, DMSO-d>, 30°C) 1.01 - 1.38 (4H, m), 1.76 - 2.02 (11H, m), 2.62 - 2.69 (1H, m), 3.10 (2H, t), 3.52 - 3.61 (1H, m), 4.13 (2H, t), 7.74 (1H, d), 7.96 (1H, s), 8.21 (1H, d), 8.75 (1H, d), 10.72 (1H, s). m/z: ES+ [M+H]+ 383.
Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-acetamido-N-(6-cloropirimidin-4-il)ciclohexanocarboxamida se describen a continuación:
Preparación de tert-butil ((1 R,3S)-3-((6-cloropirimidin-4-il)carbamoil)ciclohexil)carbamato
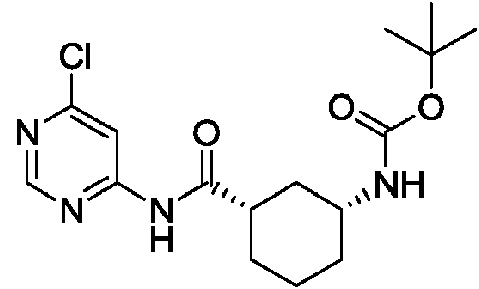
Se añadió 1-cloro-N,N,2-trimetilpropenilamina (3.26 ml, 24.7 mmol) a una solución de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (5.00 g, 20.6 mmol; preparado como en el Ejemplo 2) en DCM (50 ml) y la mezcla resultante se agitó durante 90 minutos a temperatura ambiente. Luego se agregaron 6-cloropirimidin-4-amina (2.66 g, 20.6 mmol) y piridina (2.0 mL, 25 mmol), y la mezcla resultante se agitó bajo estas condiciones durante 18 h. La reacción se detuvo con bicarbonato de sodio saturado (50 ml) y las capas se separaron. La capa acuosa se extrajo con DCM (2 x 50 ml) y las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado y se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea sobre sílica, eluyendo con 0 a 100% (10% de metanol en acetato de etilo) en heptano. Las fracciones del producto se combinaron y se concentraron bajo presión reducida para dar tert-butil ((1R, 3S)-3-((6-cloropirimidin-4-il) carbamoil)ciclohexil)carbamato (1.0 g, 14%) como un sólido blanco. m/z: ES- [M-H] - 353.
Preparación de dihidrocloruro de (1S,3R)-3-amino-N-(6-cloropirimidin-4-il)ciclohexanocarboxamida
Se añadió ácido clorhídrico en dioxano (4 M; 0.655 ml, 21,6 mmol) a una solución de tert-butil ((1R, 3S)-3-((6-doropirimidin-4-il) carbamoil)cidohexil)carbamato (900 mg). , 2.54 mmol) en metanol (5 ml) y la mezcla resultante se agitó durante la noche a temperatura ambiente. La mezcla se diluyó luego con tolueno (10 ml) y se concentró bajo presión reducida para dar dihidrocloruro de (1S,3R)-3-amino-N-(6-cloropirimidin-4-il)ciclohexanocarboxamida (880 mg, 106%) como un sólido blanco que se usó directamente en la siguiente etapa sin purificación adicional.
Preparación de (1 S,3R)-3-acetamido-N-(6-cloropirimidin-4-il)ciclohexanocarboxamida

Se añadió cloruro de acetilo (0.11 ml, 1,5 mmol) a una mezcla de (1S,3R)-3-amino-N-(6-cloropirimidin-4-il)ciclohexanocarboxamida (0.217 g, 0.85 mmol), piridina (0.69 ml, 8,5 mmol) y DCM (7,7 ml) a 0 °C. Después de 30 minutos, se añadieron otros 200 ^l de cloruro de acetilo. Esto se repitió de nuevo después de otros 30 minutos por última vez. La reacción se detuvo luego con bicarbonato de sodio acuoso saturado y se extrajo con acetato de etilo (2x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 10 a 100% de acetato de etilo en hexano, luego 0 a 15% de metanol en acetato de etilo para proporcionar (1S,3R)-3-acetamido-N-(6-cloropirimidin-4)-il)ciclohexanocarboxamida (0.22 g, 87%) como un sólido blanquecino. 1H Rm N (300 MHz, DMSO-cfe) 0.99 - 1.16 (1H, m), 1.18 - 1.38 (3H, m), 1.72 - 1.84 (6H, m), 1.85 - 1.97 (m, 1 H), 2.58 - 2.73 (1H, m) 3.50 - 3.64 (1H, m) 7.76 (1H, d) 8.12 (1H, d) 8.74 (1H, d) 11.18 (1H, s). m/z: ES+ [M+H]+ 297.
Ejemplo 29: trans-3-hidroxi-W-(6-(4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-M)pmmidm-4-il)ciclobutanocarboxamida
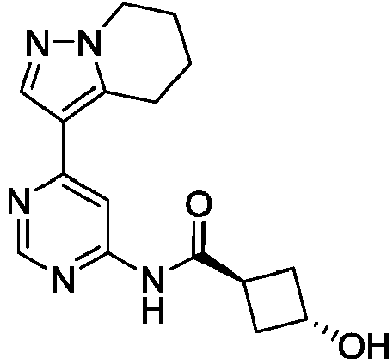
Se añadió ácido clorhídrico en dioxano (4 M; 0.085 mL, 0.34 mmol) a una solución de trans-3-((tert-butildimetilsilil)oxi)-N-(6-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)pirimidin-4-il)ciclobutanocarboxamida (29 mg, 0.070 mmol) en MeOH (1 ml) y la mezcla resultante se agitó a temperatura ambiente durante 2 h. La mezcla se concentró bajo presión reducida y el residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, 5 ^ sílica, 50 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar trans-3-hidroxi-N-(6-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il) pirimidin-4)il)ciclobutancarboxamida (10 mg, 47%) como un sólido blanco. 1H RMN (400 MHz, CD3OD, 30°C) 1.93- 2.05 (2H, m), 2.07 - 2.18 (2H, m), 2.26 (2H, m), 2.60 (2H, m), 3.17 - 3.28 (3H, m), 4.21 (2H, t), 4.49 (1H, p), 8.06 (1H, s), 8.33 (1H, d), 8.71 (1H, d). m/z: ES+ [M+H]+ 314.
Los procedimientos para la preparación del material de partida trans-3-((tert-butildimetilsilil)oxi)-N-(6-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)pirimidin-4-il)ciclobutanocarboxamida se describen a continuación:
Preparación de trans-3-((fe/f-6uf//dimetilsilil)oxi)-N-(6-cloropirimidin-4-il)ciclobutanocarboxamida
Se añadió 1-doro-N,N,2-trimetNpropenNamina (0.383 ml, 2,89 mmol) a una solución de ácido trans-3-((tertbutildimetilsilil)oxi)cidobutancarboxílico (0.667 g, 2,89 mmol; preparado de acuerdo con el Ejemplo 4 , sustituyendo el ácido trans-3-hidroxiciclobutanocarboxílico por ácido ds-3-hidroxiddobutancarboxílico) en DCM (10 ml) y la mezcla resultante se agitó a temperatura ambiente durante 1.5 h. Luego se agregaron 6-cloropirimidin-4-amina (0.25 g, 1,93 mmol) y piridina (0.23 ml, 2,9 mmol) y la mezcla se agitó a temperatura ambiente durante la noche. La reacción se detuvo con bicarbonato de sodio acuoso saturado (50 ml) y las capas se separaron. La capa acuosa se extrajo con DCM (2 x 50 ml). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado, se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con gradiente de elución de 0 a 100% de acetato de etilo en heptano. Las fracciones que contenían el producto se combinaron, se concentraron bajo presión reducida para dar trans-3-((tert-butildimetilsilil)oxi)-N-(6-cloropirimidin-4-il)ciclobutancarboxamida (0.230 g, 35%) como un sólido blanco. 1H Rm N (400 MHz, DMSO-d6, 30°C) 0.00 (6H, s), 0.84 (9H, s), 2.10 (2H, m), 2.38 - 2.45 (2H, m), 3.21 (1H, t), 4.44 (1H, p), 8.14 (1H, s), 8.71 (1H, s), 11.13 (1H, s br). m/z: ES+ [M+H]+ 342.
Preparación de trans-3-((fe/f-6uf//dimetilsilil)oxi)-N-(6-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)pirimidin-4-il)ciclobutanocarboxamida

Trans-3-((tert-butildimetilsilil)oxi)-N-(6-cloropirimidin-4-il)ciclobutancarboxamida (100 mg, 0.29 mmol), 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (73 mg, 0.29 mmol), dicloro-[1, 1 '-bis (ditertbutilfosfino)ferroceno] paladio (II) (9,5 mg, 0.01 mmol) y fosfato de potasio (186 mg, 0.88 mmol) se cargaron a un matraz, y el matraz se evacuó y se volvió a llenar con nitrógeno (3x). Luego se añadió 1,4-dioxano desgasificado (1 ml) y la mezcla se calentó hasta 90 °C y se mantuvo bajo estas condiciones durante 2 h. La reacción se concentró bajo presión reducida y el residuo resultante se sometió a partición entre bicarbonato de sodio acuoso saturado (20 ml) y acetato de etilo (20 ml). Las capas se separaron y la capa acuosa se extrajo con acetato de etilo (2 x 20 ml). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado (20 ml), se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 100% de EtOAc en heptano para dar trans-3-((tert-butildimetilsilil)oxi)-N-(6-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il) pirimidin-4-il)ciclobutanocarboxamida (29 mg, 23%) como un sólido blanco. 1H RMN (400 MHz, CDCls, 30°C) 0.00 (6H, s), 0.89 (9H, s), 1.91 - 1.99 (2H, m), 2.08 (2H, m), 2.29 (2H, m), 2.63 (2H, m), 3.01 - 3.10 (1H, m), 3.23 (2H, t), 4.21 (2H, t), 4.52 - 4.63 (1H, m), 8.08 (1H, s), 8.31 (1H, d), 8.43 (1H, s br), 8.73 (1H, d). m/z: ES+ [M+H]+ 428.
Ejemplo 30: (1S,3R)-3-acetamido-N-(6-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N)pirimidm-4-il)ciclohexanocarboxamida

Se añadió gota a gota anhídrido acético (0.038 ml, 0.41 mmol) a hidrocloruro de (1S,3R)-3-amino-N-(6-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il) pirimidin-4-il)ciclohexanocarboxamida crudo (0.120 g, 0.308 mmol), 4-dimetilaminopiridina (2,07 mg, 0.02 mmol) y trietilamina (0.15 ml, 1,1 mmol) en DCM (2 ml) a temperatura ambiente bajo nitrógeno. La solución resultante se agitó a temperatura ambiente durante 4 h. La mezcla de reacción se inactivó luego con NH4Cl acuoso saturado (10 ml), se extrajo con DCM (2 x 10 ml) y las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(6
(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il) pirimidin-4-N)cidohexanocarboxamida (0.066 g, 55%) como un sólido blanco. 1H RMN (500 MHz, DMSO-cfe, 30°C) 1.02 - 1.12 (1H, m), 1.25 - 1.37 (9H, m), 1.76 - 1.88 (6H, m), 1.90 - 1.96 (1H, m), 2.61 - 2.67 (1H, m), 2.95 (2H, s), 3.54 - 3.61 (1H, m), 3.92 (2H, s), 7.76 (1H, br d), 8.03 (1H, d), 8.15 (1H, d), 8.73 (1H, dd), 10.75 (1H, s br). m/z: ES+ [M+H]+ 397.
Los procedimientos para la preparación del material de partida clorhidrato de (1S,3R)-3-amino-N-(6-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)pirimidin-4-il)ciclohexanocarboxamida se describen a continuación:
Preparación de tert-butil ((1 R,3S)-3-((6-bromopirimidin-4-il)carbamoil)ciclohexil)carbamato

Se añadió gota a gota 1-cloro-N,N,2-trimetilpropenilamina (0.46 ml, 3,5 mmol) a una solución de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (699 mg, 2,87 mmol); preparado de acuerdo con el Ejemplo 2) en DCM (10 ml) a 0°C bajo nitrógeno. La solución resultante se agitó a 0°C durante 1,5 h. Luego se agregaron 6-bromopirimidin-4-amina (400 mg, 2,30 mmol) y piridina (0.28 ml, 3,5 mmol), y la mezcla de reacción se agitó a temperatura ambiente durante la noche. La mezcla de reacción cruda se concentró bajo presión reducida. Al sólido resultante, se añadió DCM. La mezcla resultante se filtró luego, y el precipitado resultante se purificó por cromatografía instantánea, gradiente de elución 0 a 2% de MeOH en DCM. Las fracciones puras se concentraron bajo presión reducida para proporcionar tert-butil ((1R, 3S)-3-((6-bromopirimidin-4-il) carbamoil)ciclohexil)carbamato (605 mg, 66%) como un sólido blanco. m/z: ES [[M+H]+ 399
Preparación de tert-butil ((1 R,3S)-3-((6-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)pirimidin-4-il)carbamoil)ciclohexil)carbamato

Se añadió Precatalizador XPhos de 2da generación (0.039 g, 0.050 mmol) a una mezcla desgasificada de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)- 5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.18 g, 0.60 mmol; preparado de acuerdo con el Ejemplo 23), tert-butil ((1R, 3S)-3-((6-bromopirimidin-4-il) carbamoil)ciclohexil)carbamato (0.20 g, 0.50 mmol) y fosfato de potasio, tribásico, (0.262 g, 1.50 mmol) en 1,4-dioxano (10 ml) y agua (2 ml). La mezcla se desgasificó y se agitó a 90°C durante 2 h bajo nitrógeno. La mezcla de reacción se concentró luego bajo presión reducida y el residuo resultante se recogió en agua (20 ml). La mezcla resultante se extrajo secuencialmente con EtOAc (2 x 20 ml) y DCM (20 ml). Las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, gradiente de elución de 0 a 100% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar tert-butil ((1R, 3S)-3-((6-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol) 3-il) pirimidin-4-il) carbamoil)ciclohexil)carbamato (0.18 g, 79%) como un sólido de color crema. 1H Rm N (400 MHz, cD cb, 30°C) 1.06 -1.13 (1H, m), 1.35 (6H, s), 1.41 - 1.50 (12H, m), 1.87- 1.96 (3H, m), 2.26 - 2.37 (1H, d), 2.38 - 2.44 (1H, m), 3.04 (2H, s), 3.44 - 3.58 (1H, m) 3.93 (2H, s), 4.44 - 4.52 (1H, m), 8.00 (1H, br s), 8.13 (1H, s), 8.18 (1H, d), 8.72 (1H, dm/z: ES+ [M+H]+ 455.
Preparación de clorhidrato de (1S,3R)-3-amino-N-(6-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)pirimidin-4-il)ciclohexanocarboxamida

T ert-butil ((1R, 3S)-3-((6-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il) pirimidin-4-il)carbamoil)cidohexil)carbamato (0.160 g, 0.35 mmol) y ácido clorhídrico en dioxano (4 M; 0.71 ml, 2,8 mmol) se disolvieron en metanol (2 ml) a temperatura ambiente bajo el aire La solución resultante se agitó a temperatura ambiente durante 16 h. La mezcla de reacción se concentró bajo presión reducida y el clorhidrato de(1S,3R)-3-amino-N-(6-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)pirimidin-4-il)ciclohexanocarboxamida crudo resultante (0.120 g, 88%) se llevó a la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 355.
Ejemplo 31: (1S,3R)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-N)pmdm-2-N)-3-(2-cianoacetamido)ciclohexanocarboxamida
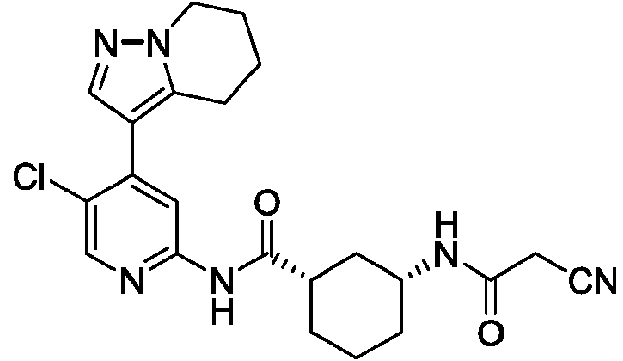
Se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)cidohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 2), ácido 2-cianoacético (31,4 mg, 0.37 mmol), DIPEA (0.18 ml, 1,0 mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con NaHCO3 saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con 80 a 100% de EtOAc en hexano, para proporcionar (1S,3R)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo) [1, 5-a]piridin-3-il)piridin-2-il)-3-(2-cianoacetamido)cidohexanocarboxamida (51 mg, 35%) como un sólido blanco. 1H RMN (300 MHz, DMSO-d6, 27°C) 1.04 - 1.19 (1H, m), 1.21 - 1.39 (3H, m), 1.73- 1.88 (5H, m), 1.93 (1H, br d), 1.99-2.10 (2H, m), 2.56 - 2.68 (1H, m), 2.80 (2H, t), 3.52 - 3.64 (3H, m), 4.14 (2H, t), 7.76 (1H, s), 8.14 (1H, s), 8.19 (1H, d), 8.38 (1H, s), 10.59 (1H, s). m/z: ES+ [M+H]+ 441.
Rotación óptica:

Ejemplo 31a: tert-bu til ((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-il)pmdm-2-il)carbamoil)ddohexil)carbamato

Se añadió gota a gota 1-cloro-N,N,2-trimetilprop-1-en-1-amina (0.344 g, 2,57 mmol) a una solución agitada de ácido (1S,3R)-3-((tert-butoxicarbonil)amino)cidohexanocarboxílico (0.611 g, 2,51 mmol; preparado de acuerdo con el Ejemplo 2) en DCM (12 ml) a 0°C. La mezcla resultante se agitó a 0°C durante 1,5 h. Luego, una solución de 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina (0.50 g, 2,0 mmol; preparada de acuerdo con el Ejemplo 2 ) y piridina se agregó gota a gota (0.65 ml, 8,0 mmol) en DCM (18 ml). La mezcla de reacción incolora se volvió amarilla. El baño de hielo se retiró y la reacción se mantuvo en estas condiciones durante 18 h.
Esta misma reacción se repitió luego de la siguiente manera: se añadió gota a gota 1-cloro-N,N,2-trimetilprop-1-en-1-amina (1,032 g, 7,72 mmol) a una solución agitada de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (1,8 g, 7,5 mmol) en DCM (30 ml) a 0 °C. La mezcla resultante se agitó a 0°C durante 1,5 h. Luego, se agregó gota a gota una solución de 5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-amina (1,5 g, 6,0 mmol) y piridina (2,0 ml), 24 mmol) en DCM (50 ml). La mezcla de reacción incolora se volvió amarilla. El baño de hielo se retiró y la reacción se mantuvo en estas condiciones durante 18 h.
Ambas reacciones se combinaron y se diluyeron con MeOH (10 ml) para disolver los precipitados. La solución resultante se lavó con cloruro de sodio acuoso saturado y la capa orgánica se secó sobre Na2SO4, se filtró y se concentró bajo presión reducida hasta un volumen mínimo. La solución resultante se sometió a cromatografía instantánea de sílica, gradiente de elución 50 a 80% de acetato de etilo en hexanos, para obtener tert-butil ((1R, 3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo)[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (2,6 g, 68%) como un sólido. 1H RMN (300 MHz, CDCls, 27°C) 1.04 - 1.21 (1H, m), 1.38 - 1.52 (12H, m), 1.87 - 2.19 (7H, m), 2.31 (1H, br d), 2.36 - 2.49 (m, 1H), 2.95 (2H, t), 3.45 - 3.61 (m, 1H), 4.24 (2H, t), 4.34 - 4.52 (1H, m), 7.92 (s, 1H). m/z (ES+), [M+H]+ = 474.
Ejemplo 31b: (1S,3R)-3-ammo-W-(5-doro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-N)pmdm-2-il)ciclohexanocarboxamida

Se añadió ácido clorhídrico en dioxano (4 M; 3,2 ml, 13 mmol) a una suspensión agitada de tert-butil ((1R, 3S)-3-((5-cloro-4-(4,5,6,7- tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (1 g, 2,11 mmol) en MeOH (4 ml) y DCM (4 ml). La suspensión de reacción se convirtió en una solución clara. La reacción se agitó a temperatura ambiente durante 2 h y luego se concentró bajo presión reducida para producir1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida aislada como la sal dihidrocloruro (0.91 g, 97%) como un sólido blanco. 1H RMN (300 MHz, DMSO-d>, 27°C) 1.12 - 1.39 (3H, m), 1.50 (1H, q), 1.77 -1.90 (4H, m), 1.90 - 2.10 (4H, m), 2.57 - 2.69 (1H, m), 2.81 (2H, t), 2.95 - 3.09 (1H, m), 4.14 (2H, t), 7.77 (1H, s), 7.99 - 8.21 (4H, m), 8.39 (1H, s), 10.67 (1H, s). Additional HCl protons under a broad singlet at 5.61 ppm. m/z (ES+), [M+H]+ = 374.
Ejemplo 32: (1 S,3R)-N-(5-doro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)-3-(1 -hidroxiciclopropanocarboxamido)ciclohexanocarboxamida

Se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 31b), ácido 1-hidroxiciclopropancarboxílico (34 mg, 0.34 mmol), DIPEA (0.18 ml, 1,0 mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con NaHCO3 acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó mediante cromatografía de sílica, gradiente de elución de 80 a 100% de EtOAc en hexano, para proporcionar (1S,3R)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo) [1,5 -a]piridin-3-il)piridin-2-il)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida (61 mg, 40%) como un sólido blanco. 1H RMN (300 MHz, CDCls, 27°C) 1.00 - 1.09 (m, 2H), 1.19 - 1.31 (1H, m), 1.34 - 1.40 (2H, m), 1.42 - 1.59 (3H, m), 1.88 - 2.17 (7H, m), 2.30 (1H, br d), 2.44 - 2.58 (1H, m), 2.83 (1H, s), 2.90 - 2.99 (2H, m), 3.83- 3.95 (1H, m), 4.24 (2H, t), 6.83 (1H, d), 7.94 (1H, s), 8.19 (1H, s), 8.27 (1H, s), 8.46 (1H, br s). m/z: ES+ [M+H]+ 458.
Rotación óptica:

Ejemplo 33: (R)-W-((1R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-N)pmdm-2-il)carbamoil)cidohexil)tetrahidrofuran-3-carboxamida

Se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a] piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 31b), ácido (R)-tetrahidrofuran-3-carboxílico (43 mg, 0.37 mmol), DIPEA (018 ml) , 1,0 mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con hidrogenocarbonato de sodio acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 80 a 100% de EtOAc en hexano, para proporcionar (R)-N -((1R, 3S)-3-((5-cloro-4-(4,5, 6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil) tetrahidrofuran-3-carboxamida (77
mg, 49%) como un sólido blanco. 1H RMN (300 MHz, CDCla, 27°C) 1.10 - 1.29 (1H, m), 1.36 - 1.58 (3H, m), 1.84 - 2.04 (5H, m), 1.85 - 2.05 (5H, m), 2.06 - 2.21 (4H, m), 2.25 (1H, br d), 2.41-2.55 (1H, m), 2.82 - 2.97 (4H, m), 3.76 - 3.99 (4H, m), 4.23 (2H, t), 5.66 (1H, d), 7.92 (1H, s), 8.13 (1H, s), 8.21 - 8.33 (2H, m). m/z: ES+ [M+H]+ 472.
Rotación óptica:
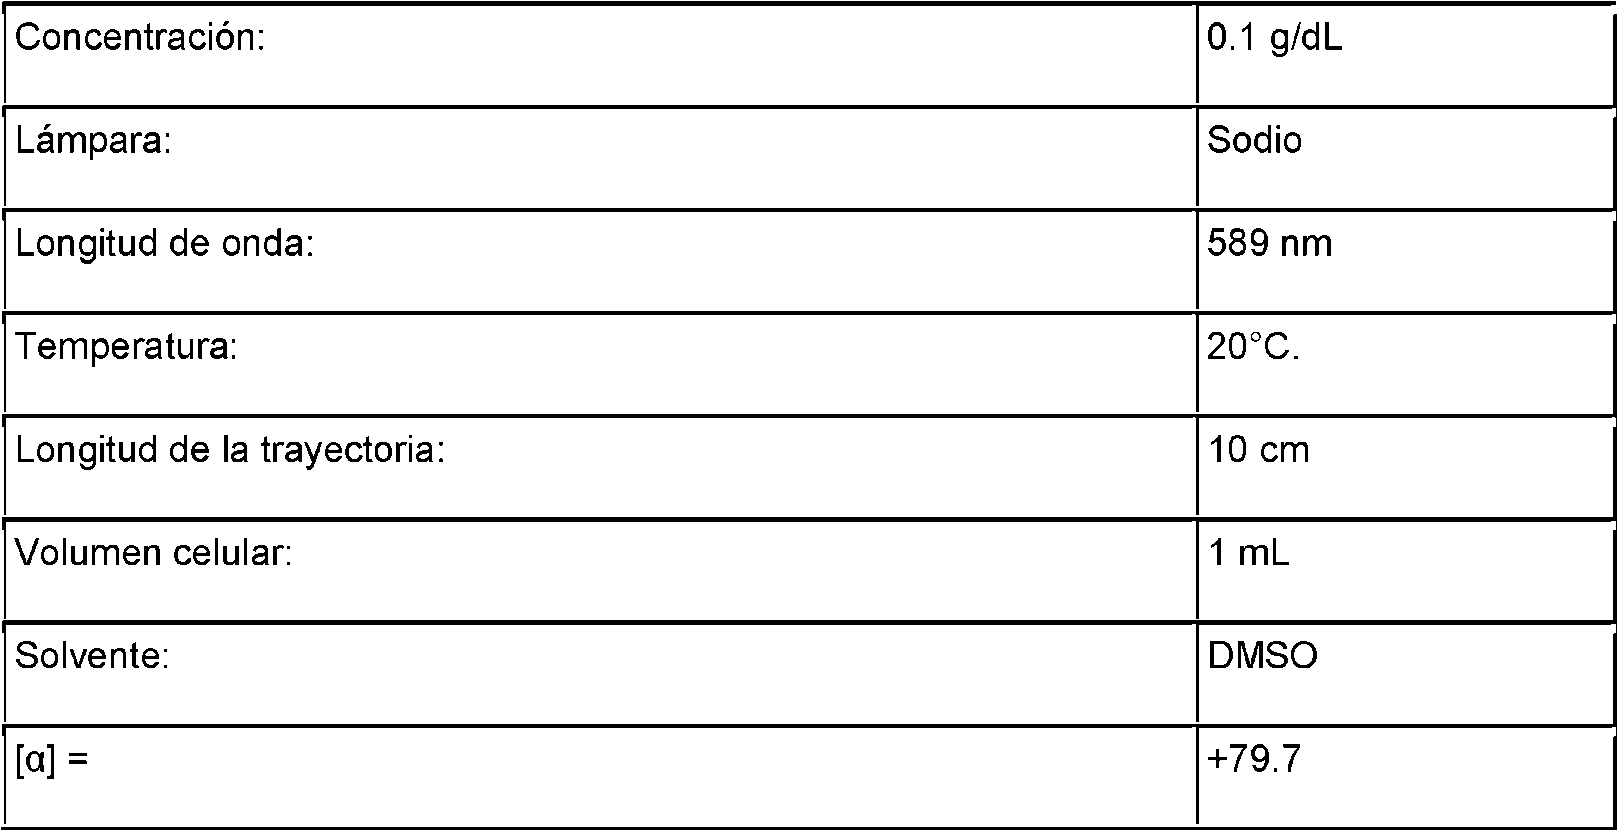
Ejemplo 34: N-(( 1 R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)cidohexil)-3-metiloxetano-3-carboxamida

Se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 31b), ácido 3-metiloxetano-3-carboxílico (43 mg, 0.37 mmol), DIPEA (0.18 mL, 1.0 mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con hidrogenocarbonato de sodio acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con un gradiente de 80 a 100% de EtOAc en hexano, para proporcionar N-((1R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)ciclohexil)-3-metiloxetano-3-carboxamida (71 mg, 45%) como un sólido blanco. 1H RMN (300 MHz, CDCla, 27°C) 1.17 - 1.33 (1H, m), 1.42 - 1.62 (6H, m), 1.86 - 2.16 (7H, m), 2.21 - 2.34 (1H, m), 2.44 - 2.57 (1H, m), 2.90 - 2.99 (1H, m), 3.89 - 4.02 (1H, m), 4.24 (2H, t), 4.46 (2H, d), 4.84 - 4.89 (2H, m), 5.86 (1H, d), 7.91 (1H, s), 8.09 (1H, br s), 8.19 (1H, s), 8.28 (1H, s). m/z: ES+ [M+H]+ 472.
Rotación óptica:


Ejemplo 35: (S)-N-((1 R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-N)carbamoN)ciclohexN)tetrahidrofuran-2-carboxamida

Se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrodoruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a] piridin-3-il)piridin-2-il)cidohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 31b), ácido (S)-tetrahidrofuran-2-carboxílico (43 mg, 0.37 mmol), DIPEA (018 ml) , 1,0 mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con NaHCOs saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 80 a 100% de EtOAc en hexano, para proporcionar (S)-N -((1R, 3S)-3-((5-cloro-4-(4,5, 6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-M) carbamoil)ciclohexil) tetrahidrofuran-2-carboxamida (41 mg, 26%) como un sólido blanco. 1H RMN (300 MHz, CDCls, 27°C) 1.12 - 1.26 (1H, m), 1.35 - 1.57 (3H, m), 1.79 - 2.15 (10H, m), 2.20 - 2.35 (2H, m), 2.41 - 2.53 (1H, m), 2.94 (2H, t), 3.81 - 3.96 (3H, m), 4.23 (2H, t), 4.33 (1H, dd), 6.60 (1H, d), 7.92 (1H, s), 8.26 (2H, s), 8.36 (1H, br s). m/z: ES+ [M+H]+ 472.
Rotación óptica:

Ejemplo 36: (R)-W-((1R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-N)pmdm-2-il)carbamoil)ciclohexil)tetrahidrofuran-2-carboxamida

Se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 31b), ácido (R)-tetrahidrofuran-2-carboxílico (43 mg, 0.37 mmol), DIPEA (018 ml) , 1,0 mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con hidrogenocarbonato de sodio acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 80 a 100% de EtOAc en hexano, para proporcionar (R)-N -((1R, 3S)-3-((5-cloro-4-(4,5, 6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil) tetrahidrofuran-2-carboxamida (55 mg, 35%) como un sólido blanco. 1H RMN (300 MHz, CDCls, 27°C) 1.13- 1.37 (1H, m), 1.37 - 1.58 (3H, m), 1.82 - 2.17 (11H, m), 2.20 - 2.36 (2H, m), 2.51 (1H, br s), 2.90 - 3.00 (1H, m), 3.81 - 3.98 (3H, m), 4.25 (2H, t), 4.33 (1H, dd), 6.62 (1H, d), 7.96 (1H, s), 8.26 (1H, s), 8.27 - 8.31 (1H, s), 8.78 (1H, br s). m/z: ES+ [M+H]+ 472.
Rotación óptica:

Ejemplo 37: (1S,3R)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-M)pmdm-2-N)-3-((S)-2-hidroxipropanamido)ciclohexanocarboxamida

Se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 31b), ácido (S)-2-hidroxipropanoico (0.033 g, 0.37 mmol), DiPEA (0.18 ml, 1,0) mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con hidrogenocarbonato de sodio acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18, 5 ^ de sílica, 19 mm de diámetro, 150 mm de longitud) usando mezclas de agua cada vez menos polares (que contienen hidróxido de amonio al 0.2%, pH 10) y MeCN como eluyentes. Las fracciones
que contenían el producto se concentraron bajo presión reducida para proporcionar (1S,3R)-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridina-2-il-3-((S)-2-hidroxipropanamido)cidohexanocarboxamida (0.066 g, 44%) como un sólido blanco. 1H RMN (300 MHz, CDCh, 27°C) 1.15 - 1.31 (1H, m), 1.39 - 1.59 (6H, m), 1.87 - 2.17 (8H, m), 2.28 (1H, br d), 2.48 - 2.61 (1H, m), 2.96 (2H, t), 3.84 - 3.98 (1H, m), 4.20 - 4.28 (3H, m), 6.43 (1H, d), 7.95 (1H, s), 8.25 (1H, s), 8.33 (1H, s), 8.96 (1H, br s). m/z: ES+ [M+H]+ 446.
Rotación óptica:

Ejemplo 38: (S)-W-((1R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-N)pmdm-2-il)carbamoil)cidohexil)tetrahidrofuran-3-carboxamida

Se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrocloruro de (1S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 31b), ácido (S)-tetrahidrofuran-3-carboxílico (43 mg, 0.37 mmol) DIPEA (0.18 ml) 1,0 mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con hidrogenocarbonato de sodio acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 80 a 100% de EtOAc en hexano, para proporcionar (S)-N -((1R, 3S)-3-((5-cloro-4-(4,5, 6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil) tetrahidrofuran-3-carboxamida (70 mg, 44%). 1H RMN (300 MHz, CDCh, 27°C) 1.09 - 1.26 (m, 1H), 1.38 - 1.59 (m, 3H), 1.87 - 2.05 (m, 5H), 2.07 - 2.21 (m, 4H), 2.29 (1H, d), 2.38 - 2.58 (1H, m), 2.82 - 2.99 (4H, m), 3.78 - 4.00 (4H, m), 4.24 (2H, t), 5.63 (1H, d), 7.92 (1H, s), 8.25 (1H, s), 8.27 (1H, s), 8.40 (1H, br s). m/z: ES+ [M+H]+ 472.
Rotación óptica:


Ejemplo 39: (1S,3R)-3-acetamido-N-(5-ciano-4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N)piridm-2-iljciclohexanocarboxamida

5,5-Dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (195 mg, 0.57 mmol; preparado de acuerdo con el Ejemplo 14), (1S,3R)-3-acetamido-N-(4-doro-5-cianopiridin-2-il)cidohexanocarboxamida (184 mg, 0.57 mmol), carbonato de cesio (561 mg, 1,72 mmol), dioxano (4,3 ml) y agua (1,4 ml) se combinaron en un matraz de fondo redondo de 100 ml para dar una solución incolora. La solución se purgó con nitrógeno durante 15 min, y se añadió Precatalizador X-Phos de 2da generación (33 mg, 0.04 mmol). La reacción se calentó a 95°C bajo nitrógeno durante 1 hora, luego se enfrió y se diluyó con DCM (50 ml). La capa orgánica se lavó con agua (2 x 25 ml) antes de concentrarla bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea en columna, con gradiente de elución de 0 a 10% de metanol en DCM. Las fracciones del producto se concentraron bajo presión reducida y el residuo resultante se volvió a purificar mediante HPLC en fase reversa (15 g RediSep Rf Gold (R) columna HP C18 en fase reversa de Teledyne Isco, 10-40^ sílica), gradiente de elución 0 a 80% de acetonitrilo en agua. Las fracciones del producto se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(5-ciano-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (59 mg, 24%) como un sólido blanco. 1H RMN (300 MHz, DMSO-d6, 27°C) 0.99 - 1.19 (1H, m), 1.21 - 1.40 (9H. m), 1.73- 1.84 (6H, m), 1.90 (1H, br s), 2.60 - 2.73 (1H, m), 2.95 (2H, s), 3.49 - 3.67 (1H, m), 3.97 (2H, s), 7.74 (1H, d), 8.12 (1H, s), 8.31 (1H, s), 8.72 (1H, s), 10.90 (1H, s). m/z: ES+ [M+H]+ 421.
Los procedimientos para preparar el material de partida (1S,3R)-3-acetamido-N-(4-cloro-5-cianopiridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 6-amino-4-cloronicotinonitrilo

Una mezcla desgasificada de dicianozinc (0.57 g, 4.8 mmol), 5-bromo-4-cloropiridin-2-amina (1.00 g, 4.82 mmol), tetrakis(trifenilfosfina)paladio (0) (0.28 g, 0.24 mmol) y DMF (12 ml) se sometió a condiciones de microondas (170 °C, 2 min). La reacción se enfrió y se purificó directamente por cromatografía instantánea, gradiente de elución de 0 a 70% de acetato de etilo en hexanos. Las fracciones del producto se combinaron y se concentraron bajo presión reducida. El aceite de color amarillo resultante se repurificó utilizando las mismas condiciones que se acaban de describir para proporcionar 6-amino-4-cloronicotinonitrilo (0.47 g, 64%) como un sólido blanquecino. 1H RMN (300 MHz, DMSO-d6, 27°C) 6.63 (1H, s), 7.34 (2H, br s), 8.38 (1H, s). 13C RMN (75 MHz, DMSO-ds, 27°C) 95.59 (1C, s) 107.12 (1C, s) 116.17 (1C, s) 143.41 (1C, s) 154.87 (1C, s) 162.32 (1C, s). m/z: ES+ [M+H]+ 154.
Preparación de tert-butil ((1 R,3S)-3-((4-cloro-5-cianopiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió 1-cloro-N,N,2-trimetilprop-1-en-1-amina (0.23 ml, 1,7 mmol) a una solución de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)cidohexanocarboxílico (310 mg, 1,27 mmol; preparado de acuerdo con el Ejemplo 2) en DCM (5,5 ml) a temperatura ambiente, dando como resultado una solución incolora. La reacción se mantuvo en estas condiciones durante 2 h, y esta reacción se añadió directamente a una solución de 6-amino-4-cloronicotinonitrilo (178 mg, 1,16 mmol) y piridina (0.37 ml, 4,6 mmol) en DCM (11 ml) a 0 °C. La reacción se dejó calentar hasta temperatura ambiente y se mantuvo bajo estas condiciones durante 18 h. La reacción se diluyó luego con DCM y se lavó con agua y cloruro de sodio acuoso saturado, se secó sobre sulfato de magnesio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea en sílica, gradiente de elución de 0 a 10% de metanol en DCM. El material resultante se repurificó mediante cromatografía instantánea en sílica, gradiente de elución 0 a 100% de acetato de etilo en hexanos, para proporcionar tert-butil ((1R, 3S)-3-((4-cloro-5-cianopiridin-2-il) carbamoil)ciclohexil)carbamato (330 mg, 75%) como un sólido blanco. m/z: eS+ [M+Na+]+ 401.
Preparación de (1 S,3R)-3-acetamido-N-(4-cloro-5-cianopiridin-2-il)ciclohexanocarboxamida

Se añadió ácido clorhídrico en dioxano (4 M; 1,5 ml, 44 mmol) a una solución de tert-butil ((1R, 3S)-3-((4-cloro-5-cianopiridin-2-il) carbamoil)ciclohexilo)carbamato (330 mg, 0.87 mmol) en MeOH (2,9 ml) bajo nitrógeno para obtener una solución incolora. Después de 2 h, la reacción se concentró bajo presión reducida para proporcionar un sólido blanco (302 mg). Este sólido se disolvió en DCM (4,8 ml) y se añadieron trietilamina (0.61 ml, 4,4 mmol) y anhídrido acético (123 pl, 1,31 mmol). La reacción se agitó a temperatura ambiente durante 2 h y luego se diluye con DCM. La mezcla de reacción se lavó con agua (30 ml) y cloruro de sodio acuoso saturado (30 ml), se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea, gradiente de elución 0 a 10% de metanol en DCM, luego metanol isocrático al 10% en acetato de etilo, para proporcionar (1S,3R)-3-acetamido-N-(4- cloro-5-cianopiridin-2-il)ciclohexanocarboxamida (184 mg, 6 6 %) como un sólido blanco. m/z: ES+ [M+H]+ 321.
Ejemplo 40: (1S,3R)-3-acetamido-W-(5-doro-4-(5-metil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)pmdm-2-il)ciclohexanocarboxamida

Se añadió anhídrido acético (0.20 ml, 2,2 mmol) a una solución agitada de (1S,3R)-3-amino-N-(5-cloro-4-(5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (670 mg, 1,79 mmol), trietilamina (0.52 ml, 3,8 mmol) y N, N-dimetilpiridin-4-amina (11 mg, 0.09). mmol) en DCM (10 ml). La mezcla de reacción se agitó a temperatura ambiente durante 18 h. La mezcla se purificó por cromatografía de intercambio iónico usando una columna SCX, y el producto deseado se eluyó de la columna usando NH31 M en MeOH. Las fracciones del producto se concentraron bajo presión reducida. El producto crudo resultante se purificó por cromatografía instantánea en sílica, usando un gradiente de elución de 0 a 100% de EtOAc en heptano seguido de MeOH isocrático al 10% en EtOAc. Las
fracciones puras se concentraron bajo presión reducida para proporcionar (1 S, 3R)-3-acetamido-N-(5-cloro-4-(5-metil-5,6-dihidro-4H-pirrolo[1,2-b]) pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (693 mg, 93%) como un sólido blanco. 1H RMN (400 MHz, DMSO-de, 30°C) 1.05 - 1.11 (1H, m), 1.23 (3H, d), 1.27 - 1.38 (3H, m), 1.72 - 1.81 (6H, m), 1.89 (1H, br d), 2.52 - 2.63 (1H, m), 2.67 (1H, dd), 3.13- 3.19 (1H, m), 3.20 - 3.28 (1H, m), 3.50 - 3.63 (1H, m), 3.76 (1H, dd), 4.27 - 4.37 (1H, m), 7.75 (1H, d), 8.00 (1H, s), 8.27 (1H, s), 8.35 (1H, s), 10.55 (1H, s). m/z: ES+ [M+H]+ 416.
Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-amino-W-(5-cloro-4-(5-metil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 5-metil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-4-ona

Se añadió gota a gota n-butil litio en hexano (1,6 M; 49,9 ml, 79,8 mmol) a ácido 2-metil-3-(1 H-pirazol-1 -il) propanoico (4,92 g, 31,9 mmol) en THF (150 ml) a -78 °C durante un período de 20 minutos bajo nitrógeno. La suspensión resultante se agitó a -78°C durante 15 minutos. La mezcla de reacción se calentó luego a -45°C y se mantuvo bajo estas condiciones durante 30 minutos antes de dejar que se calentara a 15°C. Después, la reacción se vertió lentamente en NH4Cl acuoso saturado enfriado con hielo (100 ml). La mezcla se diluyó con Et2O (100 ml), las fases se separaron y la capa acuosa se extrajo con Et2O (50 ml). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado (50 ml), se secaron con MgSO4, se filtraron y se concentraron bajo presión reducida. El aceite resultante se purificó por cromatografía instantánea, gradiente de elución de 0 a 50% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar 5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-4-ona (1,3 g, 30%) como un aceite incoloro. 1H RMN (400 MHz, CDCla, 21°C) 1.45 (3H, d), 3.27 - 3.38 (1H, m), 4.09 (1H, dd), 4.74 (1H, dd), 6.65 (1H, d), 7.79 (1H, d).
Preparación de 5-metil-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió hidrato de hidrazina (2,28 ml, 47,0 mmol) a una solución agitada de 5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-4-ona (1,28 g, 9,40 mmol) en dietilen glicol (26.8 mL, 282 mmol). La solución resultante se agitó a 180°C durante 1 hora. La mezcla de reacción se dejó enfriar ligeramente. Se añadió cuidadosamente hidróxido de potasio (1.85 g, 32.9 mmol) a la mezcla, y la suspensión resultante se agitó a 150°C durante 2 h. La mezcla se dejó enfriar antes de diluirse con agua, se acidificó con HCl 2 M diluido a pH 4,5 y se extrajo con Et2O (5 x 30 ml). Las capas orgánicas combinadas se lavaron con agua (3 x 20 ml) y cloruro de sodio acuoso saturado (20 ml), se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida para dar 5-metil-5,6-dihidro-4H-pirrolo. [1,2-b]pirazol (0.98 g, 86%) como un aceite transparente incoloro. 1H RMN (500 MHz, CDCla, 30°C) 1.28 (3H, d), 2.39 - 2.54 (1H, m), 2.99 - 3.16 (2H, m), 3.66 - 3.76 (1H, m), 4.23- 4.33 (1H, m), 5.92 (1H, d), 7.48 (1H, d).
Preparación de 3-yodo-5-metil-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió NIS (1,81 g, 8,04 mmol) en porciones a 5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.89 g, 7,31 mmol) en acetonitrilo (15 ml) a temperatura ambiente bajo nitrógeno. La mezcla de reacción se agitó a 23°C durante 18 h. La mezcla de reacción se diluyó con EtOAc (20 ml) y se lavó secuencialmente con agua (20 ml) y cloruro de sodio acuoso saturado (10 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida para proporcionar 3-yodo-5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (1,8 g, 99%) en forma de aceite color naranja. 1H RMN (500 MHz, CDCb, 30°C) 1.28 (3H, d), 2.43 (1H, dd), 3.00 (1H, dd), 3.06 - 3.14 (1H, m), 3.79 (1H, dd), 4.36 (1H, dd), 7.46 (1H, s). m/z: ES+ [M+H]+ 249.
Preparación de 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió gota a gota complejo de cloruro de isopropilmagnesio-cloruro de litio en THF (1,3 M; 6,85 ml, 8,91 mmol) a 3-yodo-5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (1,7 g, 6,9 mmol) en THF (20 ml) a 0 °C durante un período de 5 minutos bajo nitrógeno. La mezcla resultante se agitó a 0°C durante 30 minutos. Luego se añadió gota a gota 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (2 , 1 0 ml, 10.3 mmol) a la mezcla manteniendo la temperatura interna a 0 °C. A continuación, la mezcla de reacción se dejó calentar hasta temperatura ambiente durante la noche antes de diluirse con EtOAc (50 ml) y lavar secuencialmente con NH4Cl acuoso saturado (50 ml), agua (50 ml) y cloruro de sodio acuoso saturado (50 ml). La capa orgánica se secó sobre MgSO4 , se filtró y se evaporó para proporcionar 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H -pirrolo[1,2-b]pirazol (1,5 g, 87%) como un aceite color marrón pálido que cristalizó. 1H RMN (400 MHz, CDCls, 22°C) 1.26 (3H, d), 1.29 (12H, s), 2.57 (1H, dd), 3.01 -3.22 (2H, m), 3.64 - 3.75 (1H, m), 4.27 (1H, ddd), 7.76 (1H, s).
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-(5-metil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió precatalizador XPhos de 2da generación (0.25 g, 0.31 mmol) a una mezcla desgasificada de 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (1,03 g, 3,75 mmol), tert-butil ((1R, 3S)-3- ((5-cloro-4-yodopiridin-2-il) carbamoilo )ciclohexil)carbamato (1,5 g, 3,13 mmol; preparado de acuerdo con el Ejemplo 10) y fosfato de potasio dibásico (1,63 g, 9,38 mmol) en 1,4-dioxano (15 ml) y agua (3 ml). La mezcla resultante se desgasificó y se agitó a 90°C durante 18 h bajo nitrógeno. Después, la mezcla de reacción se dejó enfriar hasta temperatura ambiente, se diluyó con EtOAc (100 ml) y se lavó secuencialmente con agua (100 ml) y cloruro de sodio acuoso saturado (50 ml). El extracto orgánico se secó sobre MgSO4 , se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con gradiente de elución de 0 a 70% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar tert-butil ((1R, 3S)-3-((5-cloro-4- (5-metil-5,6-dihidro-4H-pirrolo[1,2-b]) pirazol-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (1,0 g, 69%) como una espuma amarilla. 1H RMN (400 MHz, DMSO, 30°C) 1.07 - 1.12 (1H, m), 1.70 - 1.82 (3H, m), 1.85 - 1.93 (1H, m), 2.53 2.62 (1H, m), 2.66 (1H, dd), 3.11-3.18 (1H, m), 3.19-3.29 (1H, m), 3.76 (1H, dd), 4.32 (1H, dd), 6.76 (1H, d), 8.00 (1H, s), 8.27 (1H, s), 8.34 (1H, s), 10.52 (1H, s). m/z: ES+ [M+H]+ 474.
Preparación de (1 S,3R)-3-amino-N-(5-cloro-4-(5-metil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida

Se disolvió tert-butil ((1R, 3S)-3-((5-cloro-4-(5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (1,11 g, 2,34 mmol) en DCM (20 ml). Se agregó ácido trifluoroacético (1 ,8 ml, 23 mmol) y la mezcla de reacción se agitó a temperatura ambiente durante 18 h. La reacción se purificó por cromatografía de intercambio iónico usando una columna SCX. El producto deseado se eluyó de la columna usando NH31 M en MeOH, y las fracciones puras se evaporaron hasta sequedad para proporcionar (1S,3R)-3-amino-N-(5-cloro-4-(5-metil-5). 6
dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (0.68 g, 77%) como un sólido blanco. m/z: ES [[M+H]+ 374.
Ejemplos 41 y 42: Isómero 1 e Isómero 2 de (1S,3R)-3-acetamido-W-(5-doro-4-(5-metN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida

E je m p lo 41, Is ó m e ro 1 E je m p lo 42 , Is ó m e ro 2
E n a n tio m e ro s p u ro s . La c o n fig u ra c ió n d e l m e tilo e s d e s c o n o c id a p a ra e l E je m p lo 41 y 42 , p e ro e s o p u e s ta e n e l E je m p lo 41 vs. E je m p lo 42
(1S,3R)-3-acetamido-N-(5-doro-4-(5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)cidohexanocarboxamida (670 mg, 1,79 mmol; Ejemplo 40) se resolvió mediante HPLC preparativa (columna Chiral Technologies IA, 20 pm de sílica, 100 mm de diámetro, 250 mm de longitud), utilizando una mezcla 70/15/15 de heptano/EtOH/MeOH como eluyentes y una tasa de flujo de 450 ml/min, las fracciones que contenían los compuestos deseados se concentraron bajo presión reducida para dar el isómero 1 eluyente más rápido de (1S,3R)-3-acetamido-N-(5-cloro-4-(5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (356 mg, 48%) y el isómero 2 eluyente más lento de (1S , 3R)-3-acetamido-N-(5-cloro-4-(5-metil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (348 mg, 47%).
Ejemplo 41: Isómero 1 de (1S,3R)-3-acetamido-W-(5-doro-4-(5-metN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2 -il)ciclohexanocarboxamida:
1H RMN (400 MHz, DMSO-de, 30°C) 1.05 - 1.15 (1H, m), 1.25 (3H, d), 1.26-1.39 (3H, m), 1.72-1.83 (6H, m), 1.90 (1H, br d), 2.55 - 2.62 (1H, m), 2.67 (1H, dd), 3.11 - 3.19 (1H, m), 3.21 - 3.28 (1H, m), 3.51 - 3.62 (1H, m), 3.76 (1H, dd), 4.27 - 4.37 (1H, m), 7.75 (1H, d br), 8.00 (1H, s), 8.27 (1H, s), 8.35 (1H, s), 10.55 (1H, s). m/z: ES+ [M+H]+ 416.
Ejemplo 42: Isómero 2 de (1S,3R)-3-acetamido-W-(5-doro-4-(5-metN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2 -il)ciclohexanocarboxamida:
1H RMN (400 MHz, DMSO-de, 30°C) 1.08 - 1.13 (1H, m), 1.24 (3H, d), 1.25 - 1.36 (3H, m), 1.62-1.85 (6H, m), 1.91 (1H, br d), 2.52-2.61 (1H, m), 2.67 (1H, dd), 3.13-3.19 (1H, m), 3.21-3.29 (1H, m), 3.51-3.60 (1H, m), 3.76 (1H, dd), 4.32 (1H, dd), 7.74 (1H, d), 7.98 (1H, s), 8.28 (1H, s), 8.34 (1H, s), 10.54 (1H, s).
Condiciones quirales analíticas en fase reversa:


Ejemplo 43: (1R,3S)-3-acetamido-W-(5-doro-4-(5,5-dimetM-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)pmdm-2-il)ciclohexanocarboxamida y
(1S,3R)-3-acetamido-W-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)piridin-2-il)ciclohexanocarboxamida (Ejemplo 14)

Se agregaron precatalizadores XPhos de segunda generación (0.019 g, 0.02 mmol) y carbonato de cesio (0.464 g, 1.42 mmol) a una solución desgasificada de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3),2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (1.6 ml, 0.50 mmol, como una solución de 0.106 g/ml en dioxano; preparada de acuerdo con el Ejemplo 14), cis-3-acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida (0.20 g, 0.47 mmol; preparada de acuerdo con los Ejemplos 10 y 12, sustituyendo al ácido cis-3-((tert-butoxicarbonil)amino)ciclohexanocarboxílico (preparado en el Ejemplo 2, Intermedios) para el ácido (1S,3R)-3-((tert-butoxicarbonil)amino)ciclohexanocarboxílico y cloruro de acetilo para anhídrido acético, 1,4-dioxano (2,6 ml) y agua (0.52 ml). La mezcla resultante se sumergió en un baño de aceite precalentado a 85°C. Después de 3 h, otros 300 j l de solución madre de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.106 g/ml en dioxano) se agregaron a la reacción ahora de color naranja claro. La reacción se mantuvo a esta temperatura durante otros 45 minutos y luego se enfrió hasta temperatura ambiente. La reacción se diluyó con cloruro de sodio acuoso saturado y se extrajo con acetato de etilo (x2). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo amarillo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 10 a 100% de acetato de etilo en hexanos y luego de 0 a 20% de metanol en acetato de etilo, para proporcionar cis-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-N)piridin-2-il)ciclohexanocarboxamida (0.147 g, 72%) contaminada con una pequeña cantidad de diol de pinacol como un sólido blanquecino.
Este material se resolvió en sus enantiómeros usando condiciones SFC (Columna: (S, S) Whelk-O1, 5 jm , 21.2 mm de diámetro, 250 mm de longitud, 40 °C de temperatura de columna, 100 bar de presión de salida, 75 mL/min de flujo ), eluyendo con 30% de isopropanol en CO2 , para proporcionar el Ejemplo 14, (1S,3R)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo) [1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (0.053 g, 26%), como un sólido blanco espumoso y el Ejemplo 43, (1r , 3S)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (0.061 g, 30%), como una espuma blanca sólida.
(1R,3S)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (Ejemplo 43):
1H RMN (300 MHz, DMSO-d6, 27°C) 1.05 (1H, d), 1.22 - 1.40 (9H, m), 1.78 (6H, s), 1.90 (1H, d), 2.56 - 2.69 (1H, m), 2.89 (2H, s), 3.47 - 3.65 (1H, m), 3.95 (2H, s), 7.74 (1H, br d), 7.99 (1H, s), 8.25 (1H, s), 8.35 (1H, s), 10.54 (1H, s). m/z: ES+ [M+H]+ 430.
Condiciones analíticas de SFC:

Rotación óptica para (1 R,3S)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (Ejemplo 43)

Ejemplo 44: (1 S,3R)-3-acetamido-W-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida
Se añadió anhídrido acético (0.022 ml, 0.23 mmol) a una solución agitada de (1S,3R)-3-amino-N-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)cidohexanocarboxamida (70 mg, 0.19 mmol), trietilamina (0.056 mL, 0.40 mmol) y N,N-dimetilpiridin-4-amina (1.2 mg, 9.5 ^mol) ) en DCM (10 ml). La mezcla de reacción se agitó a temperatura ambiente durante 4 h, y la reacción cruda se purificó por cromatografía de intercambio iónico utilizando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH y las fracciones que contenían el producto se concentraron bajo presión reducida. El residuo resultante se purificó adicionalmente mediante HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5 ^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (44 mg, 56%) como un sólido. 1H RMN (500 MHz, DMSO-d6, 30°C) 1.04 (6H, s), 1.06 - 1.15 (1H, m), 1.32 - 1.38 (3H, m), 1.66 - 1.82 (6H, m), 1.83- 1.94 (3H, m), 2.58 - 2.64 (1H, m), 2.78 (2H, s), 3.54 - 3.62 (1H, m), 4.14 (2H, t), 7.16 (1H, dd), 7.76 (1H, d), 7.84 (1H, s), 8.18 (1H, s), 8.24 (1H, d), 10.34 (1H, s). m/z: ES+ [M+H]+ 410.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-N-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de etil 1-(4-etoxi-4-oxobutil)-1H-pirazol-5-carboxilato

Se añadió 4-bromobutanoato de etilo (10 ml, 71 mmol) a una mezcla agitada de 1H-pirazol-5-carboxilato de etilo (9,9 g, 71 mmol) y carbonato de potasio (11,7 g, 84,8 mmol) en DMF (70 ml). La mezcla se agitó a temperatura ambiente durante 24 h. Se añadió agua y la mezcla se extrajo con acetato de etilo (3x). Las capas orgánicas combinadas se lavaron con agua (2x), se secaron sobre MgSO4 y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con acetato de etilo al 20% en pentano para proporcionar el 1-(4-etoxi-4-oxobutil)-1 H-pirazol-5-carboxilato de etilo deseado (9,0 g, 50%) como un sólido. 1H RMN (400 MHz, CDCh, 30°C) 1.24 (3H, t), 1.38 (3H, t), 2.11 - 2.25 (2H, m), 2.25 - 2.38 (2H, m), 4.12 (2H, q), 4.34 (2H, q), 4.63 (2H, t), 6.83 (1H, d), 7.47 (1H, d). m/z: ES+ [M+H]+ 255. También se aisló etil 1-(4-etoxi-4-oxobutil)-1H-pirazol-3-carboxilato (8 g, 44.5 %).
Preparación de etil 4-oxo-4,5,6,7-tetrahidropirazolo[1,5-a]piridine-5-carboxilato

Se añadió tert-butóxido de potasio (1,39 g, 12,4 mmol) a una solución en agitación de 1-(4-etoxi-4-oxobutil)-1 H-pirazol-5-carboxilato de etilo (2,1 g, 8,3 mmol) en tolueno (20 ml). La mezcla se agitó a temperatura ambiente durante 10 minutos y luego se calentó hasta 110°C, dando como resultado la formación de un precipitado espeso. La mezcla se calentó en estas condiciones durante 30 minutos y luego se enfrió hasta temperatura ambiente antes de ser acidificado con HCl diluido y extraído con acetato de etilo (3x). Las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida para proporcionar 4-oxo-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-5-carboxilato de etilo (1,7 g, 99%) como un sólido. m/z: ES [[M+H]+ 209.
Preparación de 6,7-dihidropirazolo[1,5-a]piridin-4(5H)-ona
Se añadió cloruro de litio (0.458 g, 10.8 mmol) a una solución agitada de 4-oxo-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-5-carboxilato de etilo (1,5 g, 7,2 mmol) en DMSO (15 ml). La mezcla se calentó a 120 °C durante 24 h, luego se enfrió hasta temperatura ambiente. Se añadió agua y la mezcla se extrajo con acetato de etilo (3x). Las capas orgánicas combinadas se combinaron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con acetato de etilo al 50% en heptano para dar 6,7-dihidropirazolo[1,5-a]piridin-4 (5H)-ona (0.90 g, 92%) como un sólido. 1H RMN (400 MHz, CDCb, 30°C) 2.26 - 2.45 (2H, m), 2.65 - 2.75 (2H, m), 4.35 -4.45 (2H, m), 6.87 (1H, d), 7.55 (1H, d).
Preparación de 5,5-dimetil-6,7-dihidropirazolo[1,5-a]piridin-4(5H)-ona

Se añadió hidruro de sodio (60% en peso en aceite mineral; 705 mg, 17.6 mmol) a una solución de 6,7-dihidropirazolo[1,5-a]piridin-4 (5H)-ona (800 mg, 5,88 mmol) en DMF (5,0 ml) a 0°C. La mezcla se agitó durante 10 minutos en estas condiciones y luego se añadió yodometano (1,10 ml, 17,6 mmol). El baño de hielo se retiró y la reacción se mantuvo en estas condiciones durante 18 h. Se añadió agua y la mezcla se acidificó con ácido clorhídrico acuoso diluido a pH 7. Luego se extrajo la reacción con éter (3x) y las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con acetato de etilo al 30% en heptano para proporcionar 5,5-dimetil-6,7-dihidropirazolo[1,5-a]piridin-4 (5H)-ona (800 mg, 83%) como un sólido blanco. 1H RMN (400 MHz, CDCb, 30°C) 1.27 (6H, s), 2.06 - 2.26 (2H, m), 4.32 - 4.5 (2H, m), 6.86 (1H, d), 7.54 (1H, d). m/z: ES+ [M+H]+ 165.
Preparación de 5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió hidrato de hidrazina (1.18 ml, 24.4 mmol) a una solución agitada de 5,5-dimetil-6,7-dihidropirazolo[1,5-a]piridin-4 (5H)-ona (800 mg, 4,87 mmol) disuelta en dietilenglicol (10 ml, 105 mmol). La solución resultante se agitó a 180°C durante 1 hora. Luego, la reacción se retiró del calor y se añadió cuidadosamente a la mezcla hidróxido de potasio (957 mg, 17.1 mmol). La suspensión resultante se agitó a 170°C durante 2 h. Después de enfriar, la mezcla de reacción se diluyó con agua, se acidificó a pH 5 con ácido clorhídrico acuoso diluido (2 N) y se extrajo con Et2O (5 x 50 ml). Las capas orgánicas combinadas se lavaron con agua (2 x 20 ml) y luego se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida para dar 5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a ]piridina (650 mg, 89%) como un sólido. 1H RMN (400 MHz, CDCla, 30°C) 1.05 (6H, s), 1.66 - 1.97 (2H, m), 2.57 (2H, s), 4.15 (2H, t), 5.92 - 5.94 (1H, m), 7.44 (1H, d).
Preparación de 3-yodo-5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió NIS (1,07 g mg, 4,76 mmol) a una solución agitada de 5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (650 mg, 4,33 mmol) disuelta en acetonitrilo (10 ml) a 23 °C. La mezcla resultante se agitó a 23°C durante 16 h. La mezcla de reacción se diluyó luego con EtOAc (20 ml) y se lavó secuencialmente con agua (2 x 20 ml) y cloruro de sodio acuoso saturado (20 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida para proporcionar 3-yodo-5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina crudo (1.1 g, 92 %) como un sólido. 1H RMN (400 MHz, CDCb, 30°C) 1.07 (6H, s), 1.80 (2H, t), 2.43 (2H, s), 4.24 (2H, t), 7.48 (1H, s).
Preparación de tert-butil ((1 R,3S)-3-((4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió dicloro[1, 1 '-bis (di-t-butilfosfino)ferroceno]paladio (II) (44 mg, 0.070 mmol) a una solución desgasificada de tert-butil ((1R,3S)-3-((4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)piridin-2-il) carbamoil)ciclohexil)carbamato (300 mg, 0.67 mmol; preparado de acuerdo con el Ejemplo 16), 3-yodo-5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (242 mg, 0.88 mmol) y fosfato de potasio, tribásico (429 mg, 2,02 mmol), en 1 ,4-dioxano (10 ml) y agua (1 ml). La mezcla resultante se agitó a 90°C durante 18 h. La reacción cruda se enfrió y se purificó por cromatografía de intercambio iónico utilizando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones que contenían el producto se concentraron bajo presión reducida para proporcionar un producto crudo en forma de un aceite de color marrón. El producto crudo se purificó por cromatografía instantánea, gradiente de elución de 0 a 100% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar tert-butil ((1R, 3S)-3-((4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina). 3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (170 mg, 54%) como un sólido. 1H RMN (400 MHz, DMSO-d6 , 30°C) 1.03 (6 h , s), 1.04 - 1.15 (1H, m), 1.21 - 1.41 (12H, m), 1.72 - 1.81 (3H, m), 1.83- 1.92 (3H, m), 2.53- 2.62 (1H, m), 2.65 - 2.69 (2H, m), 4.16 (2H, t), 6.76 (1H, br d), 7.76 (1H, d), 8.19 (1H, d), 8.29 (1H, d), 10.43 (1H, s). Amplio (1H) multiplete por debajo de la base del pico de Ho D a 3.3 ppm. m/z: ES+ [M+H]+ 468.
Preparación de (1 S,3R)-3-amino-N-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió ácido trifluoroacético (1 ml) a tert-butil ((1R, 3S)-3-((4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina).
3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (170 mg, 0.36 mmol) en DCM (10 ml). La mezcla resultante se agitó a temperatura ambiente durante 6 h. La reacción se concentró luego bajo presión reducida y el residuo resultante se sometió a cromatografía de intercambio iónico usando una columna SCX. El producto deseado se eluyó de la columna usando NH32 M en MeOH. Las fracciones del producto se concentraron bajo presión reducida, y el residuo resultante se purificó por cromatografía instantánea, eluyendo con 7% (1% de amoniaco en metanol) en DCM para proporcionar (1S,3R)-3-amino-N-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (70 mg, 52%) como un sólido. m/z: ES [[M+H]+ 368.
Ejemplo 45: (S)-N-((1R,3S)-3-((5-cloro-4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)pmdm-2-il)carbamoil)cidohexil)tetrahidrofuran-2 -carboxamida

Se añadió HATU (118 mg, 0.31 mmol) a una solución de ácido (S)-tetrahidrofuran-2-carboxílico (0.03 ml, 0.31 mmol), (1S,3R)-3-amino-N-(5-cloro-4)-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.26 mmol; preparado de acuerdo con el Ejemplo 14) y trietilamina (0.11 ml, 0.77 mmol) en DMA (2 ml). La mezcla de reacción se agitó a temperatura ambiente durante 16 h y luego se enfrió con agua (20 ml). La mezcla se extrajo con DCM (50 ml) y la capa orgánica se lavó con salmuera (50 ml). La capa orgánica se secó sobre MgSO4 , se
filtró y se concentró bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud) usando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión para proporcionar (S)-N -((1R, 3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)ciclohexil) tetrahidrofuran-2-carboxamida (59 mg, 47%) como un sólido blanco. 1H RMN(500 MHz, DMSO-cfe, 30°C) 1.19 - 1.36 (9H, s), 1.49 (1H, q), 1.70 (1H, d), 1.74 - 1.89 (6 H, m), 2.02 - 2.16 (1H, m), 2.58 - 2.68 (1H, m), 2.90 (2H, s), 3.63 (1H, dd), 3.75 (1H, q), 3.89 (1H, q), 3.95 (2H, s), 4.17 (1H, dd), 7.60 (1H, d), 8.00 (1H, s), 8.26 (1H, s), 8.31 - 8.38 (1H, m), 10.55 (1H, s). m/z: ES+ [M+H]+ 486.
Ejemplo 46: (R)-N-((1R,3S)-3-((5-cloro-4-(5,5-dimetM-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)pmdm-2-il)carbamoil)ciclohexil)tetrahidrofuran-2 -carboxamida

Se añadió HATU (118 mg, 0.31 mmol) a una solución de ácido (R)-tetrahidrofuran-2-carboxílico (0.03 ml, 0.31 mmol), (1S,3R)-3-amino-N-(5-cloro-4)-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.26 mmol; preparado de acuerdo con el Ejemplo 14) y trietilamina (0.11 ml, 0.77 mmol) en DMA (2 ml). La mezcla de reacción se agitó a temperatura ambiente durante 16 h y luego se enfrió con agua (20 ml). La mezcla se extrajo con DCM (50 ml) y la capa orgánica se lavó con cloruro de sodio acuoso saturado (50 ml), se secó sobre MgSO4, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud) usando mezclas de agua cada vez menos polares (que contienen 1% de NH 3 ) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se evaporaron hasta sequedad para proporcionar (R)-N -((1R, 3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)ciclohexil) tetrahidrofuran-2-carboxamida (61 mg, 49%) como un sólido blanco. 1H RMN (500 MHz, DMSO-ds, 30°C) 1.20 - 1.37 (9H, s), 1.49 (1H, q), 1.70 (1H, d), 1.75 - 1.9 (6 H, m), 2.04 -2.16 (1H, m), 2.58 - 2.68 (1H, m), 2.90 (2H, s), 3.58 - 3.67 (1H, m), 3.75 (1H, q), 3.89 (1H, q), 3.95 (2H, s), 4.17 (1H, dd), 7.60 (1H, d), 8.00 (1H, s), 8.26 (1H, s), 8.35 (1H, s), 10.55 (1H, s). m/z: ES+ [M+H]+ 486.
Ejemplo 47: (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-metilpiridin-2-il)ciclohexanocarboxamida

5,5-Dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (94 mg, 0.26 mmol; preparado de acuerdo con el Ejemplo 23) se añadió a una solución de (1S,3R)-3-acetamido-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida (100 mg, 0.25 mmol) en 1,4-dioxano (2,1 ml) y agua (0.4 ml) para dar una solución incolora. La solución se purgó con nitrógeno durante 10 min, y luego se agregaron carbonato de cesio (244 mg, 0.75 mmol) y Precatalizador XPhos de 2da generación (19,6 mg, 0.02 mmol). La reacción se calentó a 85 °C durante 7 horas y luego se enfrió hasta temperatura ambiente. La reacción se diluyó con EtAOc (50 ml) y luego se lavó con agua y cloruro de sodio acuoso saturado. La capa orgánica se concentró bajo presión reducida, y el residuo resultante se adsorbió sobre sílica gel y se purificó por cromatografía instantánea, eluyendo con MeOH del 0 al 10% en DCM, para proporcionar (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-metilpiridin-2-il)ciclohexanocarboxamida (37 mg, 36%) como un sólido blanco. 1H RMN (300 MHz, Dm s O-^6, 27°C) 1.00 - 1.16 (1H, m), 1.27 (9H, s), 1.78 (6 H, s), 1.85 - 1.96 (1H, m), 2.33 (3H, s), 2.55 - 2.65 (1H, m), 2.86 (2H, s), 3.88 - 3.97 (2H, m), 7.75 (1H, d), 7.82 (1H, s), 7.98 (1H, s), 8.13 (1H, s), 10.45 (1H, br s). m/z: ES+ [M+H]+ 410.
Rotación óptica:

Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-acetamido-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 4-yodo-5-metilpiridin-2-amina

Una suspensión blanca de 2-fluoro-4-yodo-5-metilpiridina (3,00 g, 12,7 mmol) e hidróxido de amonio acuoso concentrado (3,5 ml, 90 mmol) en DMSO (17 ml) se sometió a condiciones de microondas (140 °C, 4 h) y luego se enfrió. La reacción se diluyó con EtOAc y agua, y las capas se separaron. La capa acuosa se extrajo con EtOAc (3 x 50 ml) y las capas orgánicas combinadas se concentraron bajo presión reducida. El residuo resultante se adsorbió sobre sílica gel y se purificó por cromatografía instantánea, gradiente de elución MeOH del 0 al 10% en DCM, para proporcionar 4-yodo-5-metilpiridin-2-amina (800 mg, 27%) como un sólido blanco. 1H RMN (300 MHz, DMSO-d6, 27°C) 2.13 (s, 3 H) 5.81 (s, 2 H) 6.99 (s, 1 H) 7.75 (s, 1 H). m/z: ES+ [M+H]+ 235.
Preparación de tert-butil ((1 R,3S)-3-((4-yodo-5-metilpiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió 1-cloro-N,N,2-trimetilprop-1-en-1-amina (0.24 ml, 1,8 mmol) a una solución de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (321 mg, 1,32 mmol; preparado de acuerdo con el Ejemplo 2) en DCM (2,8 ml) para dar una solución incolora. La solución se agitó a temperatura ambiente durante 2 h y luego se agregó una solución de 4-yodo-5-metilpiridin-2-amina (281 mg, 1.2 mmol) y piridina (0.24 mL, 3.0 mmol) en DCM (2.8 mL) a 0 °C. La reacción se dejó calentar hasta temperatura ambiente y se agitó bajo estas condiciones 3 h antes de diluirse con DCM y lavar con NaHCO3 acuoso saturado, agua y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea, gradiente de elución MeOH del 0 al 10% en DCM, para proporcionar tertbutil ((1R, 3S)-3-((4-yodo-5-metilpiridin-2-il) carbamoil)ciclohexil)carbamato (530 mg, 96%) como un sólido blanco. 1H RMN (300 MHz, DMSO-ds, 27°C) 1.02 - 1.13 (1H, m), 1.44-1.53 (3H, m), 1.38 (9H, s), 1.65 - 1.80 (3H, m), 1.87 (1H, br d), 2.29 (3H, s), 2.52 - 2.61 (1H, m), 3.19 - 3.34 (1H, m), 6.78 (1H, br d), 8.16 (1H, s), 8.61 (1H, s), 10.43 (1H, s). m/z: ES+ [M+H]+ 460.
Preparación de (1 S,3R)-3-acetamido-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida

Se añadió ácido clorhídrico dioxano (4 M; 2,1 ml, 8 , 6 mmol) a tert-butil ((1R, 3S)-3-((4-yodo-5-metilpiridin-2-il) carbamoil)cidohexil)carbamato (393 mg) , 0.86 mmol) en MeOH (4,3 ml) para dar una solución incolora. La reacción se agitó a temperatura ambiente durante 4 h, se obtiene una mezcla blanca. La reacción se concentró bajo presión reducida para proporcionar un sólido blanco. Se añadieron TEA (0.60 ml, 4,3 mmol) y anhídrido acético (0.16 ml, 1,7 mmol), y la reacción se agitó a temperatura ambiente durante 1 hora. La mezcla se diluyó luego con DCM y se lavó con agua y cloruro de sodio acuoso saturado. La capa orgánica se concentró bajo presión reducida, y el residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea, gradiente de elución 0 a 10% de MeOH en DCM para proporcionar (1S,3R)-3-acetamido-N-(4 -yodo-5-metilpiridin-2-il)ciclohexanocarboxamida (100 mg, 29%) como un aceite transparente. 1H RMN (300 MHz, DMSO-d6 , 27°C) 1.04 - 1.13 (1H, m), 1.19 - 1.39 (3H, m), 1.69 - 1.81 (6 H, m), 1.86 (1H, br d), 2.29 (3H, s), 2.55 - 2.61 (1H, m), 3.41 - 3.62 (1H, m), 7.75 (1H, br d), 8.16 (1H, s), 8.61 (1H, s), 10.45 (1H, s). m/z: ES+ [M+H]+ 402.
Ejemplo 48: (1S,3R)-3-acetamido-W-(5-doro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)piridm-2-il)ciclopentanocarboxamida

Se añadió anhídrido acético (0.25 ml, 2,67 mmol) a (1S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1, 2-b]pirazol-3-il)piridin-2-il)ciclopentanocarboxamida (500 mg, 1,34 mmol) y TEA (0.64 ml, 4,6 mmol) en DCM (10 ml) y MeOH (2 ml) en nitrógeno. La suspensión resultante se agitó a temperatura ambiente durante 6 h. La mezcla de reacción se diluyó luego con DCM y se lavó secuencialmente con cloruro de amonio acuoso saturado y agua antes de secarse sobre sulfato de magnesio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters SunFire, 5 |j de sílica, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 0.1% de ácido fórmico) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1, 2-b]pirazol-3-il)piridin-2-il)ciclopentanocarboxamida (340 mg, 61%) como un sólido. 1H RMN (500 MHz, DMSO, 30°C) 1.28 (6 H, s), 1.45 - 1.51 (1H, m), 1.62 (1H, dt), 1.79 (3H, s), 1.81 - 1.89 (3H, m), 2.15 (1H, dt), 2.90 (2H, s), 3.00 (1H, dq), 3.95 (2H, s), 4.04 (1H, dq), 7.90 (1H, d), 8.00 (1H, s), 8.28 (1H, s), 8.35 (1H, s), 10.58 (1H, s). m/z: ES+ [M+H]+ 416.
Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclopentanocarboxamida se describen a continuación:
Preparación de fe/f-6uf//((1R,3S)-3-((5-cloro-4-yodopiridin-2-il)carbamoil)ciclopentil)carbamato

Se añadió T3P (> 50% en peso en acetato de etilo; 2,60 ml, 4,36 mmol) a una solución de 5-cloro-4-yodopiridin-2-amina (694 mg, 2,18 mmol; preparada de acuerdo con el Ejemplo 2 ), ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclopentanocarboxílico (500 mg, 2,18 mmol) y piridina (0.71 ml, 8,7 mmol) en EtOAc (10 ml). La solución resultante se agitó a temperatura ambiente durante 24 h. La mezcla de reacción se diluyó con cloruro de amonio acuoso saturado (25 ml) y se extrajo con EtOAc (50 ml). La capa orgánica se secó sobre MgSO4 , se filtró y se concentró bajo presión reducida para proporcionar tert-butil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il)
carbamoil)cidopentil)carbamato (650 mg, 64%). (650 mg, 64%). 1H RMN (400 MHz, DMSO-d6, 30°C) 1.39 (9H, s), 1.46 - 1.63 (2H, m), 1.74 - 183 (3H, m), 2.04 - 2.17 (1H, m), 2.90 - 3.00 (1H, m), 3.70 - 3.84 (1H, m), 6.73- 6.82 (1H, m), 8.39 (1H, s), 8.73 (1H, s), 10.68 (1H, s). m/z: ES+ [M+H]+ 466.
Preparación de tert-butil ((1 R,3S)-3-((5-doro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)cidopentil)carbamato

Se agregó 5,5-Dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol 665 mg, 1,95 mmol; preparados de acuerdo con el Ejemplo 23) a tert-butil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclopentil)carbamato (650 mg, 1.40 mmol), Precatalizador XPhos de 2da generación (110 mg, 0.14 mmol) y fosfato de potasio, dibásico (729 mg, 4.19 mmol) en 1,4-dioxano (20 mL) y agua (4 mL) bajo nitrógeno. La suspensión resultante se agitó a 85°C durante 20 h. La mezcla de reacción se diluyó con EtOAc (50 ml) y se lavó secuencialmente con agua (2 x 25 ml) y cloruro de sodio acuoso saturado (25 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea sobre sílica, eluyendo con 25 a 70% de EtOAc en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar tert-butil ((1R,3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il) carbamoil)ciclopentil)carbamato (600 mg, 91%) como un sólido blanco. m/z: ES [[M+H]+ 474.
Preparación de (1 S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pyrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclopentanocarboxamida

Se añadió lentamente ácido clorhídrico en dioxano (4 M; 1.6 ml, 6.3 mmol) a tert-butil ((1R, 3S)-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro)-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclopentil)carbamato (600 mg, 1,27 mmol) en DCM (10 ml) bajo nitrógeno. La suspensión resultante se agitó a temperatura ambiente durante 4 horas y luego se almacena en la nevera durante un período de 72 horas. La mezcla de reacción se diluyó luego con DCM (10 ml) y MeOH (2 ml), y se añadió ácido clorhídrico en dioxano (4 M; 1,6 ml, 6,3 mmol) bajo nitrógeno. La suspensión resultante se agitó a temperatura ambiente durante 18 h adicionales y luego se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía de intercambio iónico usando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones del producto se concentraron bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetilo). -5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclopentanocarboxamida (473 mg, 99%) como un aceite de color amarillo. 1H RMN (500 MHz, DMSO-d6, 27°C) 1.28 (6H, s), 1.49 (1H, dd), 1.59 (1H, dd), 1.73 (1H, dd), 1.91 (2H, q), 2.04 (1H, td), 2.89 - 2.93 (3H, m), 3.78 - 3.83 (1H, m), 3.95 (2h , s), 8.00 (1 H, s), 8.27 (1H, s), 8.34 (1H, s). No se observó amida Nh ; Se supone que la señal de NH2 está bajo un pico de agua amplio.. m/z: ES+ [M+H]+ 374.
Ejemplo 49: (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidro[1,2,3] triazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida
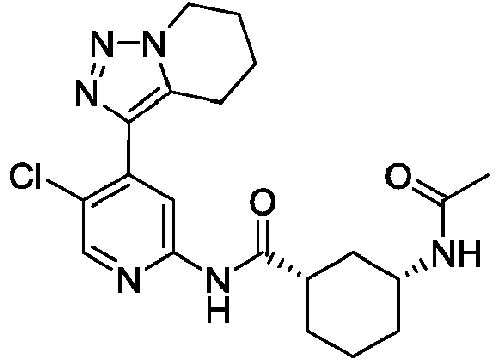
Se añadió metoxi (ciclooctadieno) iridio (I) dímero (54 mg, 0.08 mmol) a 4,5,6,7-tetrahidro-[1,2,3] triazolo [1,5-a]piridina (100 mg, 0.81) mmol), 4,4,5,5-tetrametil-1,3,2-dioxaborolano (312 mg, 2,44 mmol) y 4,4'-di-tert-butil-2,2'-dipiridilo (44 mg, 0.16 mmol) en THF (2 mL) bajo nitrógeno. La mezcla resultante se agitó a 90°C durante 3 h. Al enfriarse, aproximadamente 2,3 ml de mezcla de reacción contenían 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidro-[1,2,3] triazolo[1,5-a]piridina se obtuvieron como una suspensión. m/z: ES [M+3H-(C(CH3)2)2]+168.
3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidro-[1,2,3]triazolo[1,5- a]piridina crudo (aproximadamente 0.3 ml de la suspensión de reacción anterior) se añadió a una mezcla de (1 S,3R)-3-acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida (10 mg, 0.02 mmol; preparado de acuerdo con el Ejemplo 12), Cs2 CO3 (15 mg, 0.05 mmol) y Precatalizador XPhos de 2da generación (1.9 mg, 2.4 ^mol) en 1,4-dioxano (2 mL) y agua (0.5 mL) bajo nitrógeno. La mezcla resultante se calentó hasta 60°C y se mantuvo bajo estas condiciones durante 45 minutos. Esta reacción se dejó enfriar entonces hasta temperatura ambiente.
En un matraz separado, la mezcla de suspensión restante que contiene 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidro- [1,2] en crudo. , 3] triazolo [1,5-a]piridina crudo (aproximadamente 2,0 ml) se añadió a una mezcla de (1S,3R)-3-acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida (70 mg, 0.17 mmol; preparado de acuerdo con el Ejemplo 12), Cs2 CO3 (325 mg, 1,00 mmol) y Precatalizador XPhos de 2da generación (26 mg, 0.03 mmol) en 1,4-dioxano (16 ml) y agua (4 ml) bajo nitrógeno. La mezcla resultante se agitó a 60°C durante 45 minutos. Esta reacción se dejó enfriar entonces hasta temperatura ambiente.
Ambas mezclas de reacción enfriadas se combinaron y luego se diluyeron con cloruro de sodio acuoso saturado (100 ml). La mezcla resultante se extrajo con EtOAc (3 x 100 ml) y las capas orgánicas combinadas se secaron sobre Na2SO4 , se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, utilizando un gradiente de elución de 0 a 100% de EtOAc en éter de petróleo, seguido de un gradiente de elución de 0 a 20% de MeOH en EtOAc. Las fracciones puras se concentraron bajo presión reducida. El residuo resultante se purificó adicionalmente mediante HPLC preparativa (columna XBridge Prep C18 OBD, 5 ^ de sílica, 19 mm de diámetro, 150 mm de longitud), utilizando mezclas cada vez menos polares de agua (que contiene 0.8% de NH4 HCO3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidro- [1,2,3] triazolo) [1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (20 mg, 25%) como un sólido blanco. 1H RMN (DMsO-d6 , 400 Mh z , 21°C) 1.00 - 1.14 (1H, m), 1.19 - 1.37 (3H, m), 1.68 - 1.81 (6 H, m), 1.81 - 1.92 (3H, m), 1.99 - 2.10 (2H, m), 2.56 - 2.70 (1H, m), 2.82 (2H, t), 3.51 - 3.63 (1H, m), 4.42 (2H, t), 7.80 (1H, d), 8.26 (1H, s), 8.48 (1H, s), 10.73 (1H, s). m/z: ES+ [M+H]+ 417.
Ejemplo 50: (1 S,3R)-3-acetamido-W-(4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-M)-5-fluoropiridm-2-y)ciclohexanocarboxamida

Se añadió gota a gota anhídrido acético (0.024 ml, 0.26 mmol) a (1S,3R)-3-amino-N-(4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida (0 .0 8 0 g, 0.22 mmol), 4-dimetilaminopiridina (1 mg, 11 ^mol) y trietilamina (0.093 ml, 0.67 mmol) en DCM (2 ml) a temperatura ambiente bajo nitrógeno. La solución resultante se agitó a temperatura ambiente durante 4 h. La mezcla de reacción se inactivó con cloruro de amonio acuoso saturado (10 ml), se extrajo con DCM (2 x 10 ml) y las capas orgánicas combinadas se secaron sobre MgSO4 , se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(4-(6,6-dimetil-6,7-dihidro
5H-pirrolo[1,2-a]). imidazol-3-il)-5-fluoropiridin-2-il)cidohexanocarboxamida (0.070 g, 79%). 1H RMN (500 MHz, DMSO-cfe, 30°C) 1.02 - 1.21 (1H, m), 1.22 - 1.38 (9H, m), 1.70 - 1.82 (6H, m), 1.91 (1H, br d), 2.54 - 2.65 (1H, m), 2.71 (2H, s), 3.58 (1H, dt), 4.00 (2H, s), 7.44 (1H, d), 7.76 (1H, d), 8.34 (1H, d), 8.38 (1H, d), 10.56 (1H, s). m/z: ES+ [M+H]+ 414.
Los procedimientos utilizados para preparar el material de partida to (1S,3R)-3-amino-N-(4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)-5-fluoropiridin-2-N)cidohexanocarboxamida se describen a continuación:
Preparación de 3-(2-doro-5-fluoropiridin-4-il)-6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-alimidazol

6,6-Dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol (0.180 g, 1,32 mmol; preparado de acuerdo con el Ejemplo 22), 2-cloro-5-fluoro-4-yodopiridina (0.476 g, 1,85 mmol), carbonato de cesio (0.474 g, 1,45 mmol), trietilamina (0.368 ml, 2,64 mmol), trifenilfosfina (0.055 g, 0.21 mmol) y diacetoxipaladio (0.024 g, 0.11 mmol) se suspendieron en 1,4-dioxano (5 ml) y se sellaron en un tubo de microondas. La reacción se sometió a condiciones de microondas (100 °C, 16 h) y se enfrió hasta temperatura ambiente. La mezcla de reacción se diluyó con DCM (20 ml) y se lavó con agua (3 x 25 ml). La capa orgánica se secó luego sobre MgSO4, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 50% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar 3-(2-cloro-5-fluoropiridin-4-il)-6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol (0.185). g, 53%) como un sólido de color naranja. 1H RMN (500 MHz, CDCb, 27°C) 1.34 (6H, s), 2.80 (2H, s), 3.93 (2H, s), 7.32 (1H, d), 7.59 (1H, d), 8.26 (1H, d). m/z: ES+ [M+H]+ 266.
Preparación de tert-butil((1 R,3S)-3-((4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)-5-fluoropiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió tetrakis(trifenilfosfina)paladio (0) (43 mg, 0.04 mmol) a 3-(2-cloro-5-fluoropiridin-4-il)-6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol (100 mg, 0.38 mmol), tert-butil ((1R, 3S)-3-carbamoilciclohexil)carbamato (109 mg, 0.45 mmol; preparado sde acuerdo con el Ejemplo 25), 9,9-dimetil- 4,5-bis (difenilfosfino) xanteno (44 mg, 0.08 mmol) y carbonato de cesio (368 mg, 1,13 mmol) en 1,4-dioxano (6 ml). La mezcla se desgasificó durante 5 minutos bajo nitrógeno y la suspensión resultante se sometió a condiciones de microondas (120 °C, 3 h). La mezcla de reacción se sometió a partición entre agua (20 ml) y DCM (40 ml). Las capas se separaron usando un cartucho de separación de fases, y la capa orgánica se adsorbió sobre sílica y se purificó por cromatografía instantánea, gradiente de elución de 0 a 60% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar tertbutil ((1R, 3S)-3-((4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol). 3-il)-5-fluoropiridin-2-il) carbamoil)ciclohexil)carbamato (142 mg, 80%). m/z: ES [[M+H]+ 472.
Preparación de (1 S,3R)-3-amino-N-(4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-alimidazol-3-il)-5-fluoropiridin-2-y)ciclohexanocarboxamida

Se disolvió tert-butil ((1R, 3S)-3-((4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol-3-il)-5-fluoropiridina- 2-il) carbamoil)cidohexil)carbamato (0.100 g, 0.21 mmol) en DCM (5 ml) y se añadió ácido trifluoroacético (0.16 ml, 2.1 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 30 minutos y luego se purificó por cromatografía de intercambio iónico utilizando una columna SCX. El producto deseado se eluyó de la columna usando NH31 M en MeOH, y las fracciones puras se concentraron bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a]imidazol-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida semipuro como una goma incolora (100 mg). Esta goma se usó en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 372.
Ejemplo 51: (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-il)-5-fluoropiridm-2-il)ciclohexanocarboxamida

Se añadió anhídrido acético (0.088 ml, 0.93 mmol) a una solución agitada de (1S,3R)-3-amino-N-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1, 5-a]piridin-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida (300 mg, 0.78 mmol; descrita en el Ejemplo 51a), trietilamina (0.23 ml, 1,6 mmol) y DCM (10 ml). La mezcla de reacción se agitó a temperatura ambiente durante 4 h. Se añadió sílica y los compuestos volátiles se eliminaron por concentración bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con metanol al 0.5% en acetato de etilo, para proporcionar (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-4,5,6,7- tetrahidropirazolo[1,5-a]piridin-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida (300 mg, 90%) como un sólido blanco. 1H r Mn (400 MHz, DMSO-d6, 30°C) 1.03 (6 H, s), 1.02 - 1.14 (1H, m), 1.24 - 1.38 (3H, m), 1.72 - 1.81 (6 H, m), 1.86 - 1.91 (3H, m), 2.55 - 2.64 (1H, m), 2.69 (2H, s), 3.52 - 3.64 (1H, m), 4.16 (2H, t), 7.64 - 7.81 (2H, m), 8.19 (1H, d), 8.29 (1H, d), 10.45 (1H, s). m/z: ES+ [M+H]+ 428.
Ejemplo 51a: (1S,3R)-3-ammo-W-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-il)-5-fluoropiridm-2-il)ciclohexanocarboxamida

Se añadió TFA (2 ml) a una solución de tert-butil ((1R, 3S)-3-((4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5 -a]piridin-3-il)-5-fluoropiridin-2-il) carbamoil)ciclohexil)carbamato (1.1 g, 2.27 mmol) en DCM (20 ml). La mezcla resultante se agitó a temperatura ambiente durante 24 h, y luego la reacción se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía de intercambio iónico usando una columna SCX. El producto deseado se eluyó de la columna usando NH 3 7N en MeOH. Las fracciones del producto puro se concentraron bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina-3-il)-5-fluoropiridin-2-il)ciclohexanocarboxamida (0.87 g, 100%) como un sólido. 1H RMN (400 MHz, CDCh , 22°C) 1.01 - 1.12 (7H, m), 1.31 - 1.49 (3H, m), 1.83- 1.99 (5H, m), 2.14 (1H, d), 2.35 (1H, td), 2.66 - 2.85 (3H, m), 4.23 (2H, t), 7.85 (1H, d), 7.99 - 8.18 (2H, m), 8.29 (1H, d). La señal de NH 2 no se observa y se supone que está bajo un pico de agua amplio de 1.66 ppm. m/z: ES+ [M+H]+ 386.
Los procedimientos para la preparación del material de partida de tert-butil ((1R,3S)-3-((4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5 -a]piridin-3-il)-5 -fluoropiridin-2-il)carbamoil)cidohexil)carbamato se describen a continuación:
Preparación de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió gota a gota complejo de cloruro de isopropilmagnesio- cloruro de litioy en THF (1,3 M; 9,1 ml, 12 mmol) a 3-yodo-5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (2,5 g, 9,1 mmol; preparado de acuerdo con el Ejemplo 44) en THF (20 ml) bajo nitrógeno a 0 °C. La mezcla resultante se agitó a 0°C durante 30 minutos. Luego se añadió gota a gota 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (2,8 ml, 14 mmol), y se retiró el baño de hielo. La reacción se mantuvo en estas condiciones durante 18 h y luego se diluyó con Et2Ü (20 ml). Esta nueva mezcla se lavó secuencialmente con cloruro de amonio acuoso saturado (20 ml), agua (20 ml) y cloruro de sodio acuoso saturado (10 ml). La capa orgánica se secó sobre MgSÜ4, se filtró y se concentró bajo presión reducida para proporcionar 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il) crudo. 4,5,6,7-tetrahidropirazolo[1,5-a]piridina (2,5 g, 100%) como un aceite. 1H RMN (400 MHz, CDCls, 30°C) 1.06 (6H, s), 1.29 (12H, s), 1.79 (2H, t), 2.74 (2H, s), 4.16 (2H, t), 7.72 (1H, s).
Preparación de 3-(2-cloro-5-fluoropiridin-4-il)-5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

2-cloro-5-fluoro-4-yodopiridina (1.55 g, 6.03 mmol), 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (2,0 g, 7,2 mmol), Precatalizador XPhos de 2da generación (0.48 g, 0.60 mmol) y fosfato de potasio, dibásico (3,15 g, 18,1 mmol) se disolvieron en dioxano desgasificado (20 ml) y agua (1 ml) a 21 °C. La mezcla se agitó a 90 °C durante 24 h y luego se dejó enfriar hasta temperatura ambiente. La mezcla se diluyó con EtOAc (30 ml), se lavó con agua (10 ml) y la capa orgánica se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 50% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar 3-(2-cloro-5-fluoropiridin-4-il)-5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (1,3 g, 77%) como un sólido blanco. 1H RMN (400 MHz, CDCb, 30°C) 1.10 (6H, s), 1.89 (2H, m), 2.68 (2H, s), 4.26 (2H, t), 7.27 (1H, d), 7.80 (1H, d), 8.23 (1H, d). m/z: ES+ [M+H]+ 280.
Preparación de tert-butil((1 R,3S)-3-((4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)-5-fluoropiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió tetrakis(trifenilfosfina)paladio (0) (0.496 g, 0.43 mmol) a 3-(2-cloro-5-fluoropiridin-4-il)-5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (1.2 g, 4.29 mmol), tert-butil ((1R, 3S)-3-carbamoilciclohexil)carbamato (1.04 g, 4.29 mmol; preparado de acuerdo con el Ejemplo 25), 9,9-dimetil- 4,5-bis (difenilfosfino)xanteno (0.496 g, 0.86 mmol) y carbonato de cesio (4,19 g, 12,9 mmol) en 1,4-dioxano (10 ml). La mezcla resultante se desgasificó durante 5 minutos bajo nitrógeno y luego se sometió a condiciones de microondas (120 °C; 17 h). La mezcla de reacción se diluyó con
agua (20 ml) y acetato de etilo (100 ml) antes de filtrar. Las capas se separaron y la capa orgánica se adsorbió sobre sílica y se purificó por cromatografía instantánea, eluyendo con EtOAc isocrático al 50% en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar tert-butil ((1R, 3S)-3-((4-(5,5-dimetil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina). 3-il)-5-fluoropiridin-2-il) carbamoil)ciclohexil)carbamato (1,1 g, 53%) como un sólido blanco. 1H RMN (400 MHz, DMSO-CÍ6, 30°C) 1.03 (6 H, s), 1.02 - 1.14 (1H, m), 1.20 - 1.35 (3H, m), 1.39 (9H, s), 1.70 -1.79 (3H, br m), 1.82 - 1.92 (3H, m), 2.54 - 2.63 (1H, m), 2.68 (2H, s), 4.16 (2H, t), 6.76 (1H, br d), 7.76 (1H, d), 8.19 (1H, d), 8.29 (1H, d), 10.43 (1H, s). 1H multiplete bajo pico de agua. m/z: ES+ [M+H]+ 486.
Ejemplo 52: (1S,3R)-N-(5-cloro-4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N]pmdm-2-N)-3-(3-hidroxipropanamido)cidohexanocarboxamida

Se añadió ácido trifluoroacético (6,5 pl, 0.080 mmol) a (1S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-(3-((tetrahidro-2H-piran-2-il)oxi)propanamido)ciclohexanocarboxamida (0.046 g, 0.080 mmol) en d Cm (2 ml) a temperatura ambiente. La solución resultante se agitó a temperatura ambiente durante 1 hora. El producto crudo se purificó por cromatografía de intercambio iónico, usando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH y las fracciones puras se concentraron bajo presión reducida para proporcionar (1 S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6- dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-(3-hidroxipropanamido)ciclohexanocarboxamida (0.032 g, 82%) como un sólido incoloro. 1H RMN (400 MHz, CDCl3 , 30°C) 1.08 - 1.21 (1H, m), 1.34 (6 H, s), 1.35 - 1.49 (3H, m), 1.88 - 1.93 (3H, m), 2.10 - 2.37 (2H, m), 2.36 - 2.49 (2H, m), 2.48 - 2.57 (1H, m), 2.95 (2H, s), 3.79 - 3.92 (3H, m), 3.95 (2H, s), 6.56 (1H, br d), 8.09 (1H, s), 8.21 (1H, s), 8.26 (1H, s), 8.89 (1H, s).m/z: ES+ [M+H]+ 460.
Los procedimientos para la preparación del material de partida (1S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-(3-((tetrahidro2H-piran-2-il)oxi)propanamido)ciclohexanocarboxamida se describen a continuación:
Preparación de 3-hidroxipropanoato de metilo

Se añadió gota a gota oxetan-2-ona (22 ml, 350 mmol) a una solución agitada de MeOH (300 ml) y ácido sulfúrico (5,6 ml, 104 mmol) a 0 °C. Después de 18 h, la reacción se volvió a enfriar a 10°C y se añadió bicarbonato de sodio (18,1 g, 215 mmol) en porciones (pH = 7 después de la adición). La suspensión resultante se dejó agitar a temperatura ambiente durante 30 minutos. La mezcla se filtró entonces y el filtrado se concentró bajo presión reducida. El residuo resultante se diluyó con DCM y se filtró una segunda vez. El nuevo filtrado se evaporó hasta sequedad para proporcionar 3-hidroxipropanoato de metilo (35 g, 97%) como un líquido incoloro. 1H RMN (500 MHz, CDCh, 24°C) 2.41 - 2.45 (1H, m), 2.58 (2H, t), 3.72 (3H, s), 3.89 (2H, t).
Preparación de metil 3-(tetrahidro2H-piran-2-iloxi)propanoato

Se añadió piridin 4-metilbencenosulfonato (4,22 g, 16,8 mmol) a una solución de metil 3-hidroxipropanoato (35 g, 336 mmol) y 3,4-dihidro-2H-pirano (43 ml, 470 mmol) en DCM (500 ml) bajo nitrógeno. La solución se agitó a temperatura ambiente durante 2.5 días. La mezcla se lavó luego con bicarbonato de sodio acuoso saturado y la capa orgánica se secó sobre sulfato de magnesio y se concentró bajo presión reducida. El aceite resultante se purificó por cromatografía
instantánea en sílica, eluyendo con acetato de etilo isocrático al 15% en heptano, para proporcionar 3-(tetrahidro-2H-piran-2-iloxi) propanoato de metilo (26 g, 41%) como un aceite incoloro. 1H RMN (500 m Hz , DMSO-d6, 24°C) 1.37 -1.46 (4H, m), 1.54 - 1.59 (2H, m), 2.56 (2H, t), 3.39 - 3.42 (1H, m), 3.53- 3.63 (4H, m), 3.68 - 3.75 (1H, m), 3.81 - 3.87 (1H, m), 4.57 (1H, t).
Preparación de ácido 3-(tetrahidro2H-piran-2-iloxi)propanoico

Se añadió hidróxido de sodio acuoso (2N; 134 ml, 268 mmol) a una solución de 3-(tetrahidro-2H-piran-2-iloxi) propanoato de metilo (26 g, 138 mmol) en THF (300 ml). La mezcla se agitó a temperatura ambiente durante 5 h y luego se concentró bajo presión reducida. Se añadió acetato de etilo (100 ml) y se separaron las capas. La capa acuosa se enfrió a 0°C y se añadió cuidadosamente gota a gota HCl acuoso (IN) hasta que se alcanzó un pH de 3.5. La capa acuosa se extrajo luego con acetato de etilo (2 x 250 ml). Las capas orgánicas combinadas se secaron sobre sulfato de magnesio, se filtraron y se concentraron bajo presión reducida para proporcionar ácido 3-(tetrahidro-2H-piran-2-iloxi) propanoico (24 g, 98%) como un aceite incoloro. 1H RMN (500 MHz, CDCh, 24°C) 1.45 - 1.62 (4H, m), 1.63- 1.85 (2H, m), 2.64 - 2.68 (2H, m), 3.52 - 3.56, (1H, m), 3.70 - 3.74, (1H, m), 3.85 - 3.89 (1H, m), 3.99 - 4.03 (1H, m), 4.62 - 4.66 (1H, m), 11.2 (1H, br s).
Preparación de (1 S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)iridin-2-il)-3-(3-((tetrahidro2H-piran-2-il)oxi)propanamido)ciclohexanocarboxamida

HATU (118 mg, 0.31 mmol) se añadió a una solución de ácido 3-((tetrahidro-2H-piran-2-il)oxi)propanoico (54 mg, 0.31 mmol), (1 S,3R)-3-amino N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.26 mmol; preparado de acuerdo con el Ejemplo 14) y trietilamina (0.11 ml, 0.77 mmol) en DMA (2 ml). La mezcla resultante se agitó a temperatura ambiente durante 16 h antes de agregar HCl en dioxano (4 M; 0.52 mL, 2.1 mmol). Esta nueva mezcla se agitó a temperatura ambiente durante 2 h antes de basificarse con Na2CO3 acuoso saturado. La mezcla resultante se diluyó con agua (20 ml) y se extrajo con DCM (50 ml). La capa orgánica se lavó con cloruro de sodio acuoso saturado (50 ml) antes de pasar a través de un cartucho de separación de fases. Las fracciones orgánicas se secaron sobre MgSO4 y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters xBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b])pirazol-3-il)piridin-2-il)-3-(3-((tetrahidro-2H-piran-2-il)oxi) propanamido)ciclohexanocarboxamida (46 mg, 33%) como un sólido blanco. 1H r Mn (500 MHz, DMSO-d>, 30°C) 1.05 - 1.2 (1H, m), 1.24 - 1.51 (13H, m), 1.52 - 1.63 (1H, m), 1.64 - 1.71 (1H, m), 1.72 - 1.83 (3H, m), 1.88 - 1.93 (1H, m), 2.25 - 2.35 (2H, m), 2.57 - 2.7 (1H, m), 2.90 (2H, s), 3.38 - 3.44 (1H, m), 3.48 - 3.58 (1H, m), 3.59 - 3.64 (1H, m), 3.74 (1H, ddd), 3.81 (1H, ddt), 3.95 (2H, s), 4.55 (1H, d), 7.78 (1H, d), 8.00 (1H, s), 8.25 (1H, s), 8.36 (1H, s), 10.56 (1H, s). m/z: ES+ [M+H]+ 544.
Ejemplo 53: (1S,3R)-W-(5-cloro-4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N)pmdm-2-N)-3-(cis-3-hidroxiciclobutanocarboxamido)ciclohexanocarboxamida

Se añadió HATU (118 mg, 0.31 mmol) a una solución de ácido cis-3-((tertbutildimetilsilil)oxi)ciclobutanocarboxflico (71 mg, 0.31 mmol; preparado de acuerdo con el Ejemplo 4), (1S,3R)-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.26 mmol; preparado de acuerdo con el Ejemplo 14) y trietilamina (0.11 ml, 0.77 mmol) en DMA (2 ml). La mezcla resultante se agitó a temperatura ambiente durante 16 h antes de añadir una solución de fluoruro de tetrabutilamonio en THF (1 M; 1,0 ml, 1,0 mmol). La mezcla se agitó a temperatura ambiente durante 2 h antes de ser enfriado con agua (20 ml). La mezcla se extrajo con DCM (50 ml) y se lavó con cloruro de sodio acuoso saturado (50 ml) antes de pasar a través de un cartucho de separación de fases. Las fracciones orgánicas se secaron sobre MgSO4 y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones del producto se concentraron bajo presión reducida, y el residuo resultante se purificó adicionalmente mediante cromatografía instantánea, gradiente de elución 0 a 10% de MeOH en EtOAc. Las fracciones puras se concentraron bajo presión reducida para proporcionar (1S,3R)-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)-3-((cis)-3-hidroxiciclobutanocarboxamido)ciclohexanocarboxamida (0.037 g, 53%) como un sólido blanco. 1H RMN (400 MHz, CDCls, 30°C) 1.34 (6 H, s), 1.47 - 1.49 (3H, m), 1.85 - 1.99 (5H, m), 2.10 - 2.30 (4H, m), 2.39 - 2.62 (4H, m), 2.96 (2H, s), 3.79 - 3.86 (1H, m), 3.95 (2H, s), 5.90 (1H, br d), 8.09 (1H, s), 8.22 (1H, s), 8.26 (1H, s), 8.69 (1H, s). m/z: ES+ [M+H]+ 486.
Ejemplo 54: (1S,3R)-3-ammo-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N)-5-fluoropiridm-2-il)ciclohexano-1 -carboxamida

Se añadió ácido clorhídrico en dioxano (4 M; 3,2 ml, 13 mmol) a una solución de tert-butil ((1R, 3S)-3-((4-(5,5-dimetil-5,6-dihidro-4H -pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)carbamoil)ciclohexil)carbamato (600 mg, 1,27 mmol) en DCM (9,5 ml) para dar una suspensión amarilla. Se añadió metanol (~ 5 ml), lo que produjo una solución amarilla transparente. La reacción se agitó durante 18 h a temperatura ambiente. y luego se concentró bajo presión reducida para proporcionar (1 S,3R)-3-amino-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida como una sal de dihidrocloruro (488 mg, 87%) y un sólido blanquecino. 1H RMN (300 MHz, DMSO-CÍ6, 27°C) 1.23- 1.36 (9H, m), 1.50 (1H, q), 1.77 - 1.89 (2H, m), 1.89 - 2.01 (1H, m), 2.01 - 2.09 (1H, m), 2.56 - 2.68 (1H, m), 2.94 (2H, s), 2.97 - 3.09 (1H, m), 3.95 (2H, s), 7.85 - 7.93 (1H, m), 7.98 - 8.14 (3H, m), 8.26 - 8.32 (2 H, m), 10.56 (1 H, s). Se supone que 1 HCl equivalente se incorporará a un singlete ancho a 5.4 ppm. m/z: ES+ [M+H]+ 372.
Los procedimientos utilizados para preparar el material de partida tert-butil ((1R,3S)-3-((4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)carbamoil)ciclohexil)carbamato se describen a continuación:
Preparación de 5-fluoro-4-yodopiridin-2-amina

Se añadió gota a gota hidróxido de amonio acuoso concentrado (26% en peso; 7,0 ml, 45 mmol) (ligera exotermia) a una solución de 2,5-difluoro-4-yodopiridina (2,0 g, 8,30 mmol) en DMSO (2 ml) para dar una suspensión blanca. La suspensión se calentó en el microondas a 140 °C durante 4 h. La reacción se sometió a partición entre EtOAc y agua, y la capa acuosa se extrajo con EtOAc (3 x 50 ml). Los extractos orgánicos combinados se concentraron bajo presión reducida y el residuo resultante se adsorbió en sílica gel antes de purificarse por cromatografía instantánea (0 a 10% de metanol en DCM) para proporcionar 5-fluoro-4-yodopiridin-2-amina (1,3 g, 66%) como un sólido blanco. 1H RMN (300 MHz, DMSO-cfe,, 27°C) 5.96 (1H, br s) 5.96 (1H, s) 6.92 (1H, d) 7.77 - 7.84 (1H, m). m/z: ES+ [M+H]+ 239.
Tert-butil ((1R,3S)-3-((5-fluoro-4-yodopiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió 1-cloro-N,N,2-trimetilprop-1-en-1-amina (0.62 ml, 4,7 mmol) a una solución de ácido (1S,3R)-3-((tertbutoxicarbonil)amino)ciclohexanocarboxílico (843 mg, 3,47 mmol; preparado de acuerdo con el Ejemplo 2) en DCM (15 ml). La solución incolora se agitó a temperatura ambiente durante 1.5 h. Luego se añadió una solución de 5-fluoro-4-yodopiridin-2-amina (750 mg, 3,15 mmol) y piridina (0.51 ml, 6,3 mmol) en DCM (15 ml). La reacción resultante se agitó a temperatura ambiente durante 18 h antes de diluirse con DCM (200 ml) y lavar con agua y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea, gradiente de elución 0 a 10% de metanol en DCM, para proporcionar tert-butil ((1R,3S)-3-((5-fluoro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (827 mg, 57%) como un sólido blanco. 1H RMN (300 m Hz , DMSO-d6, 27°C) 1.01 - 1.19 (1H, m), 1.18 - 1.31 (3H, m), 1.38 (9H, s), 1.61 - 1.81 (m, 3H), 1.87 (1H, d), 2.53- 2.62 (1H, m), 3.16 - 3.26 (1H, m), 6.78 (1H, br d), 8.26 (1H, s), 8.60 (1H, d), 10.61 (1H, s). m/z: ES+ [M+Na+]+ 486.
Preparación de tert-butil((1 R,3S)-3-((4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió carbonato de cesio (2.81 g, 8.61 mmol) y Precatalizador XPhos de 2da generación (0.090 g, 0.11 mmol) a una mezcla desgasificada de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3),2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.828 g, 3,16 mmol; preparado de acuerdo con el Ejemplo 23), tert-butil ((1R, 3S)-3-((5-fluoro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (1.33 g, 2.87 mmol), dioxano (24 mL) y agua (5 mL). La reacción se calentó hasta 95°C y se mantuvo en estas condiciones durante 18 h. La reacción se diluyó luego con EtOAc (250 ml) y se lavó con agua y cloruro de sodio acuoso saturado antes de secarse sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea, gradiente de elución 0 a 100% de acetato de etilo en hexanos, para proporcionar tert-butil ((1R, 3S)-3-((4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)carbamoil)ciclohexil)carbamato (600 mg, 44%) como un sólido blanco.
1H RMN (300 MHz, DMSO-d>, 27°C) 1.03- 1.15 (1H, obsc. m), 1.22 - 1.32 (9H, m), 1.38 (9H, s), 1.69 - 1.82 (3H, m), 1.89 (1H, br d) 2.53- 2.64 (1H, m), 2.93 (2H, s), 3.21 - 3.32 (1H, m), 3.96 (2H, s), 6.78 (1H, d), 7.88 (1H, d), 8.27 (1H, d), 8.31 (1H, d), 10.45 (1H, s). m/z: ES+ [M+H]+ 472.
Ejemplo 55: (1S,3R)-W-(4-(5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-N)-5-fluoropmdm-2-N)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida

HATU (98 mg, 0.26 mmol) se añadió a una solución de ácido 1-hidroxicidopropanocarboxílico (32 mg, 0.31 mmol), dihidrocloruro de (1 S,3R)-3-amino-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)cidohexanocarboxamida (96 mg, 0.22 mmol; preparado de acuerdo con el Ejemplo 54) y trietilamina (0.11 ml) , 0.77 mmol) en DMF (1,5 ml). La mezcla de reacción se calentó a 50 °C durante 1.75 h y luego se dejó enfriar hasta temperatura ambiente. Después de 18 h, la mezcla resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, 5 ^ de sílica, 30 mm de diámetro, 100 mm de longitud) utilizando mezclas de agua cada vez menos polares (que contienen un 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se evaporaron hasta sequedad para proporcionar (1S,3R)-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida (33 mg, 33%) como un sólido blanco. 1H RMN (500 MHz, DMSO-cfe, 30°C) 0.76 - 0.84 (2H, m), 0.98 - 1.04 (2H, m), 1.29 (6 H, s), 1.30 - 1.37 (3H, m), 1.52 (1H, q), 1.7 - 1.84 (3H, m), 1.88 (1H, d), 2.58 - 2.67 (1H, m), 2.94 (2H, s), 3.63 - 3.73 (1H, m), 3.95 (2H, s), 6.14 (1H, br s), 7.65 (1H, d), 7.89 (1H, d), 8.28 (1H, d), 8.32 (1H, d), 10.46 (1H, s). m/z: ES+ [M+H]+ 456.
Ejemplo 56: (1S,3R)-W-(5-cloro-4-(6,6-dimetN-6,7-dihidro5H-pirrolo[1,2-imidazo-3-N)pmdm-2-M)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida

HATU (118 mg, 0.31 mmol) se añadió a una solución de ácido 1-hidroxiciclopropanocarboxílico (31,6 mg, 0.31 mmol), (1S,3R)-3-amino-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a]imidazol-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.26 mmol) y trietilamina (0.11 ml, 0.77 mmol) en DMA (2 ml). La reacción se agitó durante la noche a la temperatura ambiente. y luego se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol-3-il)piridin-2-il)-3-(1-hidroxiciclopropanocarboxamido)ciclohexanocarboxamida (27 mg, 22%) como un sólido blanco. 1H RMN (500 MHz, DMSO-d>, 30°C) 0.75 - 0.82 (2H, m), 0.93 - 1.09 (2H, m), 1.25 (6 H, s), 1.27 - 1.38 (3H, m), 1.52 (1H, q), 1.65 - 1.93 (4H, m), 2.53 - 2.70 (1H, m), 2.71 (2H, s), 3.60 - 3.71 (1H, m), 3.91 (2H, s), 6.15 (1H, s), 7.51 (1H, s), 7.65 (1H, d), 8.29 (1H, s), 8.42 (1H, s), 10.65 (1H, s). m/z: ES+ [M+H]+ 472.
Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-amino-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato
Tert-butil ((1R, 3S)-3-((5-doro-4-yodopiridin-2-il) carbamoil)cidohexil)carbamato (0.40 g, 0.83 mmol; preparado de acuerdo con el Ejemplo 10), 6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a]imidazol (0.200 g, 1,25 mmol; preparado de acuerdo con el Ejemplo 22), acetato de potasio (0.163 g, 1,66 mmol) y acetato de paladio (0.337 g, 0.33 mmol) ) se suspendieron en DMA (10 ml) y se sellaron en un tubo de microondas. El tubo se evacuó y se purgó con nitrógeno (3x) y luego se calentó a 150 °C durante 16 h. La mezcla de reacción se purificó por cromatografía de intercambio iónico usando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones puras se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, gradiente de elución de 0 a 100% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar tert-butil ((1R, 3S)-3-((5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2- a] imidazol-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.20 g, 49%) como una goma de color naranja. 1H RMN (400 MHz, CDCl3 , 21°C) 1.05 - 1.19 (1H, m), 1.33 (6 H, s), 1.40 - 1.46 (12H, m), 1.9 - 2.05 (3H, m), 2.20 - 2.47 (2H, m), 2.78 (2H, s), 3.46 - 3.52 (1H, m), 3.93 (2H, s), 4.44 - 4.52 (1H, m), 7.67 (1H, s), 8.06 (1H, br s), 8.28 (1H, s), 8.29 (1H, s). m/z: ES+ [M+H]+ 488.
Preparación de (1 S,3R)-3-amino-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)piridin-2-il)ciclohexanocarboxamida

Se disolvió tert-butil ((1R, 3S)-3-((5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a] imidazol-3-il)piridina -2-il) carbamoil)ciclohexil)carbamato (0.25 g, 0.51 mmol) en DCM (5 ml). Se añadió ácido trifluoroacético (0.39 ml, 5.1 mmol) y la mezcla de reacción se agitó a temperatura ambiente durante 30 min. La mezcla de reacción se purificó luego por cromatografía de intercambio iónico usando una columna SCX. El producto deseado se eluyó de la columna usando NH31 M en MeOH, y las fracciones puras se concentraron bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a]imidazol-3-il)piridin-2-il)ciclohexanocarboxamida (0.19 g, 96%) como una goma de color naranja. Esta goma se usó en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 388.
Ejemplo 57: W-((1R,3S)-3-((5-doro-4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il)piridm-2-il)carbamoil)ddohexil)oxetano-3-carboxamida

Se añadió HATU (118 mg, 0.31 mmol) a una solución de ácido oxetano 3 carboxílico (32 mg, 0.31 mmol), (1S,3R)-3-amino-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a]imidazol-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.26 mmoles; preparada de acuerdo con el Ejemplo 56) y trietilamina (0.11 mL, 0.77 mmol) en DMA (2 mL). La mezcla de reacción se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar un producto semipuro. Este material se purificó adicionalmente mediante cromatografía instantánea en sílica, gradiente de elución 0 a 10% de MeOH en EtoAc. Las fracciones puras se concentraron bajo presión reducida para proporcionar N-((1 R,3S)-3-((5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a]imidazol-3-il)piridin-2-il)carbamoil)ciclohexil)oxetano-3-carboxamida (13 mg, 11%) como un sólido blanco. 1H r Mn (400 MHz, CDCl3, 30°C) 1.11 - 1.29 (1H, m), 1.32 (6 H, s), 1.36 - 1.6 (3H, m), 1.9 - 2.02 (3H, m), 2.22 - 2.31 (1H, br d), 2.41 - 2.55 (1H, m), 2.78 (2H, s), 3.67 (1H, ddd), 3.82 - 3.96 (3H, m), 4.74 - 4.9 (4H, m), 5.75 (1H, d), 7.64 (1H, s), 8.27 (3H, d). m/z: ES+ [M+H]+ 472.
Ejemplo 58: ds-N-(5-doro-4-(6,6-dimetil-6,7-dihidro5H-pirrolo[1,2-a]imidazol-3-il]piridm-2-il)-3-hidroxiciclobutanocarboxamida
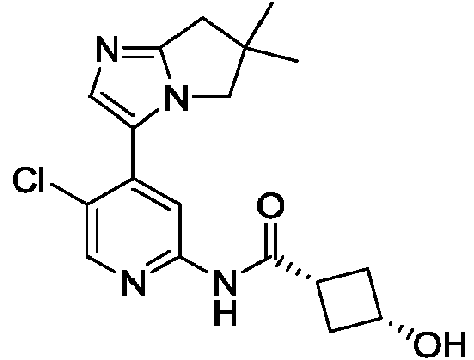
Cis-3-((tert-butildimetilsilil)oxi)-N-(5-cloro-4-yodopiridin-2-il)ciclobutancarboxamida (0.194 g, 0.42 mmol; preparada de acuerdo con el Ejemplo 27), 6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a]imidazol (0.100 g, 0.62 mmol; preparado de acuerdo con el Ejemplo 22), acetato de potasio (0.082 g, 0.83 mmol) y acetato de paladio (0.168 g, 0.17 mmol) fueron suspendidos en DMA (10 ml) y sellados en un tubo de microondas. El tubo se evacuó y se purgó con nitrógeno (3x) y luego se calentó a 150 °C durante 16 h. La mezcla de reacción se diluyó con agua (20 ml) y se lavó con DCM (3 x 20 ml). Las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 19 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1 % de NH3) y MeCN como eluyentes. Las fracciones del producto se concentraron bajo presión reducida y el residuo resultante se volvió a purificar mediante HPLC preparativa (columna Waters SunFire, sílica 5 ^, 19 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 0.1% de ácido fórmico) y MeCN como eluyentes Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar cis-N-(5-cloro-4-(6,6-dimetil-6,7-dihidro-5H-pirrolo[1,2-a]imidazol-3)il)piridin-2-il)-3-hidroxiciclobutanocarboxamida (0.016 g, 11%) como un sólido blanco. 1H RMN (500 MHz, DMSO-d6, 30°C) 1.26 (6H, s), 1.98 - 2.09 (2H, m), 2.30 - 2.40 (2H, m), 2.72 (2H, s), 2.74 - 2.83 (1H, m), 3.93 (2H, s), 3.95 - 4.00 (1H, m), 5.15 (1H, s), 7.53 (1H, s), 8.32 (1H, s), 8.41 (1H, s), 10.61 (1H, s). m/z: ES+ [M+H]+ 361.
Ejemplo 59 y 60: Isómero 1 e Isómero 2 de trans-3-acetamido-W-(5-doro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida
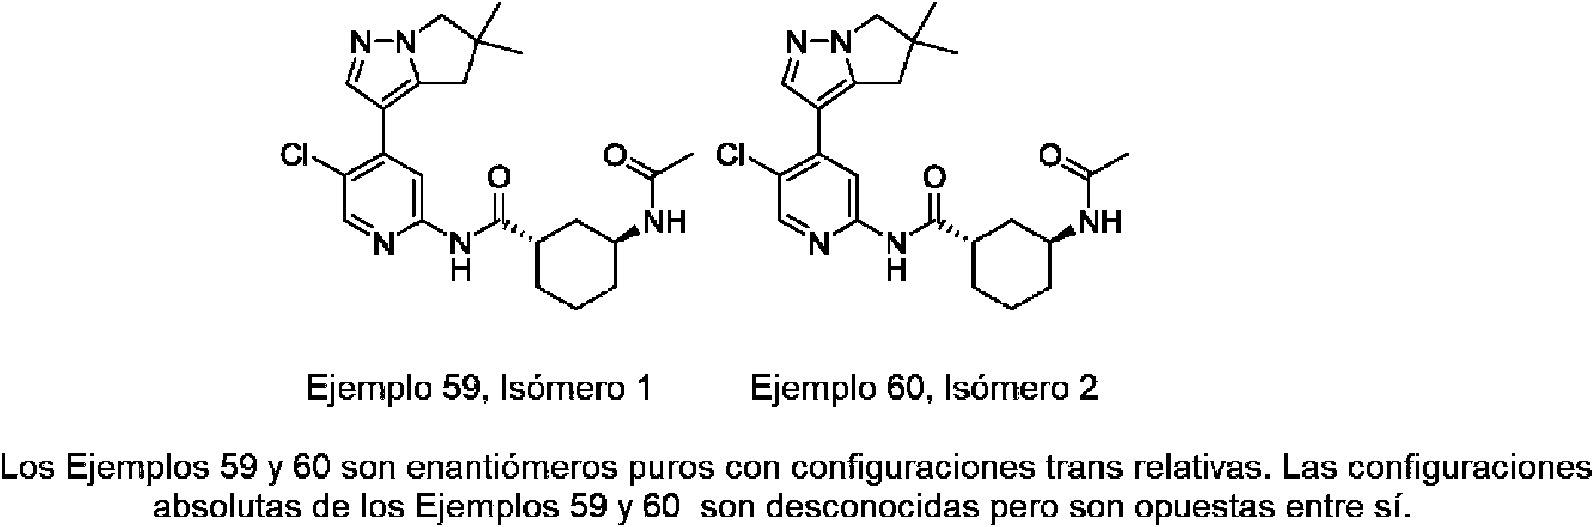
Se añadió gota a gota anhídrido acético (0.049 ml, 0.52 mmol) a trans-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b ]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (0.167 g, 0.43 mmol), 4-dimetilaminopiridina (2,6 mg, 0.02 mmol) y trietilamina (0.19 ml, 1,3 mmol) en DCM (2 ml) a temperatura ambiente bajo nitrógeno. La solución resultante se agitó a temperatura ambiente durante 4 h. La mezcla de reacción se inactivó con cloruro de amonio acuoso saturado (10 ml), se extrajo con DCM (2 x 10 ml) y las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Chiral Technologies IE, 20 ^m de sílica, 50 mm de diámetro, 250 mm de longitud) eluyendo con heptano isocrático al 30% en acetona a 120 ml/min con detección a 210 nm. Las fracciones que contenían los compuestos deseados se concentraron bajo presión reducida para proporcionar un isómero 1 eluyente más rápido de trans-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (0.059 g, 32%) y el isómero 2 de elución más lento de trans-3-acetamido-N-(5-cloro-4-(5,5)-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida (0.052 g, 28%) como sólidos blancos.
Ejemplo 59, Isómero 1:
1H RMN (400 MHz, CDCls, 30°C) 1.34 (6H, s), 1.56 - 2.00 (8H, m), 2.01 (3H, s), 2.48 - 2.56 (1H, m), 2.96 (2H, s), 3.95 (2H, s), 4.17 - 4.24 (1H, m), 5.42 - 5.49 (1H, m), 7.96 (1H, br s), 8.10 (1H, s), 8.24 (1H, s), 8.26 (1H, s). m/z: ES+ [M+H]+ 430.
Ejemplo 60. Isómero 2:
1H RMN (400 MHz, CDCla, 30°C) 1.34 (6H, s), 1.48 - 1.55 (1H, m), 1.62 - 1.78 (4H, m), 1.82-1.90 (1H, m), 1.94 - 1.98 (2H, m), 2.01 (3H, s), 2.46 - 2.58 (1H, m), 2.96 (2H, s), 3.95 (2H, s), 4.17 - 4.26 (1H, m), 5.45 - 5.54 (1H, br d), 8.01 (1H, s), 8.10 (1H, s), 8.23 (1H, s), 8.26 (1H, s). m/z: ES+ [M+H]+ 430.
Condiciones quirales analíticas en fase reversa:

Los procedimientos utilizados para preparar el material de partida a trans-3-amino-W-(5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de tert-butil trans-3-((5-doro-4-yodopiridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió 1-cloro-N,N,2-trimetilprop-1-en-1-amina (1,1 ml, 8,2 mmol) a ácido trans-3-((tertbutoxicarbonil)amino)cidohexanocarboxílico (1,34 g, 5,50 mmol) en DCM (20 ml) a 0°C bajo nitrógeno. La solución resultante se agitó a 20 °C durante 1.5 h, y luego se agregaron 5-cloro-4-yodopiridin-2-amina (1.40 g, 5.50 mmol; preparada de acuerdo con el Ejemplo 2) y piridina (0.67 ml, 8.2 mmol) gota a gota durante 2 minutos. La solución resultante se agitó durante 70 h. La mezcla de reacción se inactivó luego con hidrógeno carbonato de sodio acuoso saturado (300 ml), se extrajo con DCM (3 x 30 ml) y las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida para proporcionar un sólido de color crema. Este sólido se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5|j, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar tert-butil (trans-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (0.99 g, 37%) como un sólido color rosa .1
1H RMN (500 MHz, CDCls, 27°C) 1.46 (9H, s), 1.49 - 1.55 (1H, m), 1.61 - 1.72 (4H, m), 1.82 - 1.93 (3H, m), 2.47 -2.52 (1H, m), 3.89 - 3.99 (1H, br s), 4.55 - 4.59 (1H, br s), 7.84 (1H, br s), 8.19 (1H, s), 8.83 (1H, s). m/z: ES+ [M+H]+ 480.
Preparación de tert-butil (trans-3-((5-doro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)cidohexil)carbamato

Se añadió Precatalizador XPhos de 2da generación (0.049 g, 0.06 mmol) a una mezcla desgasificada de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.219 g, 0.75 mmol; preparado de acuerdo con el Ejemplo 23), tert-butil (trans-3-((5-cloro-4-yodopiridin-2)-il) carbamoil)ciclohexil)carbamato (0.30 g, 0.63 mmol) y fosfato de potasio, tribásico, (0.327 g, 1,88 mmol) en 1,4-dioxano (8 ml) y agua (1,6 ml). La mezcla se desgasificó y se agitó a 90°C durante 2 h en atmósfera de nitrógeno. La mezcla de reacción se concentró luego bajo presión reducida y se recogió en agua (20 ml). La mezcla resultante se extrajo secuencialmente con EtOAc (2 x 20 ml) y DCM (20 ml). Las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con gradiente de elución de 0 a 70% de EtOAc en heptano. Las fracciones del producto se concentraron bajo presión reducida para proporcionar tert-butil (trans-3-((5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol) 3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.26 g, 86%) como un sólido de color crema. m/z: e S [[M+H]+ 488.
Preparación de trans-3-amino-W-(5-doro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida
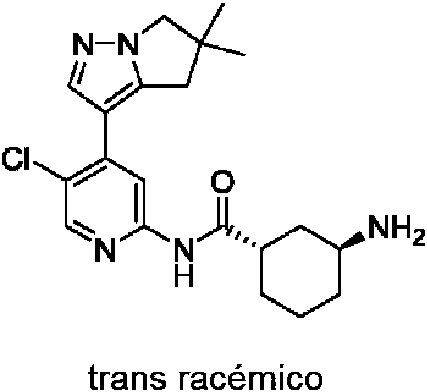
Se disolvió tert-butil (trans-3-((5-doro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato (0.263 g, 0.54 mmol) en DCM (5 ml). Se añadió ácido trifluoroacético (0.41 ml, 5.4 mmol) y la mezcla de reacción se agitó a temperatura ambiente durante 18 h. La reacción se purificó luego por cromatografía de intercambio iónico, usando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones del producto se concentraron bajo presión reducida para proporcionar trans-3-amino-N-(5-cloro-4-(5,5-dimetil-5,6). -dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida como un sólido blanco. m/z: Es [[M+H]+ 388.
Ejemplos 61 y 62: Isómero 1 e Isómero 2 de trans-3-acetamido-W-(5-doro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)cidohexanocarboxamida

Ejemplo 61, Isómero 1 Ejemplo 62, Isómero 2
Los Ejem plos 61 y 62 son enantióm eros Duros con configuraciones trans relativas. Las configuraciones absolutas de los Ejem plos 61 y 62 son desconocidas pero son opuestas entre si.
Se añadió gota a gota anhídrido acético (0.036 ml, 0.38 mmol) a trans-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-ilo )piridin-2-il)cidohexanocarboxamida (0.119 g, 0.32 mmol), 4-dimetilaminopiridina (1,9 mg, 0.02 mmol) y trietilamina (0.14 ml, 1,0 mmol) en DCM (2 ml) a temperatura ambiente. bajo nitrógeno. La solución resultante se agitó a temperatura ambiente durante 4 h. La mezcla de reacción se inactivó con cloruro de amonio acuoso saturado (10 ml), se extrajo con DCM (2 x 10 ml), las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Chiral Technologies IE, 20 pm de sílica, 50 mm de diámetro, 250 mm de longitud), utilizando una mezcla 30/70 de heptano/acetona como eluyentes, un tasa de flujo de 120 ml/min, y un disparador de detección a 210 nm. Las fracciones que contenían los compuestos deseados se concentraron bajo presión reducida para proporcionar un isómero 1 eluyente más rápido de trans-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridina -3-il)piridin-2-il)ciclohexanocarboxamida (0.076 g, 57%) y el isómero 2 eluyente más lento de trans-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo) [1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.056 g, 42%).
Ejemplo 61, Isómero 1:
1H RMN (400 MHz, CDCla, 31°C) 1.57 - 1.96 (7H, m), 2.01 (3H, s), 2.04 - 2.16 (2H, m), 2.49 - 2.56 (1H, m), 2.92 (2H, t), 4.16 - 4.23 (3H, m), 5.46 - 5.52 (1H, m), 7.87 (1H, s), 8.05 (1H, br s), 8.21 (1H, s), 8.27 (1H, s). 3H a 1.50 a 1.62 ppm oscurecido por la señal de agua. m/z: ES+ [M+H]+ 416.
Ejemplo 62, Isómero 2:
1H RMN (400 MHz, CDCla, 30°C) 1.45 - 1.96 (10H, m), 2.01 (3H, s), 2.04 - 2.13 (2H, m), 2.49 - 2.58 (1H, m), 2.92 (2H, t), 4.16 - 4.24 (3H, m), 5.52 - 5.57 (1H, m), 7.87 (1H, s), 8.12 (1H, br s), 8.21 (1H, s), 8.26 (1H, s). m/z: ES+ [M+H]+ 416.
Condiciones quirales analíticas en fase reversa:

Los procedimientos utilizados para preparar el material de partida trans-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)cidohexanocarboxamida se describen a continuación:
Preparación de tert-butil (trans-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il]piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió Precatalizador XPhos de 2da generación (0.049 g, 0.06 mmol) a una mezcla desgasificada de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.186 g, 0.75 mmol), tert-butil (trans-3-((5-cloro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (0.30 g, 0.63 mmol; preparado de acuerdo con los Ejemplos 59 y 60, Intermedios) y fosfato de potasio tribásico (0.327 g, 1.88 mmol) en 1,4-dioxano (10 ml) y agua (2 ml). La mezcla de reacción se desgasificó y luego se agitó a 90 °C durante 2 h bajo nitrógeno. La mezcla de reacción se concentró bajo presión reducida y se recogió en agua (20 ml). La mezcla resultante se extrajo secuencialmente con EtOAc (2 x 20 ml) y DCM (20 ml). Las capas orgánicas combinadas se secaron sobre MgSO4 , se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con gradiente de elución de 0 a 70% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar tert-butil (trans-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.163 g, 55%) como un sólido de color crema. 1H RMN (500 m Hz , CDCb, 27°C) 1.46 (9H, s), 1.48 - 1.54 (1H, m), 1.61 - 1.74 (4H, m), 1.82 - 1.97 (5H, m), 2.05 - 2.13 (2H, m), 2.46 - 2.57 (1H, m), 2.92 (2H, t), 3.98 (1H, br s), 4.21 (2H, t), 4.60 (1H, br s), 7.87 (2H, s), 8.21 (1H, s), 8.27 (1H, s). m/z: ES+ [M+H]+ 474.
Preparación de trans-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il]piridin-2-il)ciclohexanocarboxamida

Se disolvió tert-butil (trans-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.16 g, 0.34 mmol) en DCM (5 ml). Se añadió ácido trifluoroacético (0.26 ml, 3,4 mmol) y la mezcla de reacción se agitó a temperatura ambiente durante 18 h. La mezcla de reacción se purificó luego por cromatografía de intercambio iónico, usando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH, y las fracciones del producto se concentraron bajo presión reducida para proporcionar trans-3-amino-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida como una goma de color amarillo. m/z: Es [[M+H]+ 374.
Ejemplo 63: (1S,3R)-3-acetamido-N-(5-fluoro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió anhídrido acético (0.032 ml, 0.34 mmol) a (1S,3R)-3-amino-N-(5-fluoro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridina) 3-il)piridin-2-il)cidohexanocarboxamida (0.10 g, 0.28 mmol), trietilamina (0.12 ml, 0.84 mmol) y N,N-dimetilpiridin-4-amina (2 mg, 0.01 mmol) en DCM (5 ml) a temperatura ambiente bajo el aire. La solución resultante se agitó a temperatura ambiente durante 2 h. La mezcla de reacción se inactivó con cloruro de amonio acuoso saturado (20 ml) y se extrajo con DCM (2 x 20 ml). Las capas orgánicas combinadas se secaron sobre MgSO4 , se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5^, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen 1% de NH3) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(5-fluoro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridina) 3-il)piridin-2-il)ciclohexanocarboxamida (0.047 g, 42%) como una goma. 1H r Mn (500 MHz, DMSO-CÍ6 , 30°C) 1.03- 1.15 (1H, m), 1.23- 1.37 (3H, m), 1.74 - 1.82 (6 H, m), 1.83- 1.94 (3H, m), 2.00 - 2.08 (2H, m), 2.56 - 2.68 (1H, m), 2.91 (2H, t), 3.58 - 3.61 (1H, m), 4.15 (2H, t), 7.73- 7.78 (2H, m), 8.26 (1H, d), 8.30 (1H, d), 10.48 (1H, s). m/z: ES+ [M+H]+ 400.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-N-(5-fluoro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 3-(2-cloro-5-fluoropiridin-4-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió el Precatalizador XPhos de 2da generación (0.092 g, 0.12 mmol) a una mezcla desgasificada de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.347 g, 1,40 mmol), 2-cloro-5-fluoro-4-yodopiridina (0.300 g, 1,17 mmol) y fosfato de potasio, tribásico (0.609 g, 3,50 mmol) en 1,4-dioxano (10 ml) y agua (2 ml). La mezcla se desgasificó y se agitó a 90°C durante 2 h en atmósfera de nitrógeno. La mezcla de reacción se concentró bajo presión reducida y el residuo resultante se recogió en agua (20 ml). La mezcla resultante se extrajo secuencialmente con DCM (3 x 20 ml). La capa orgánica se secó sobre MgSO4 , se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, gradiente de elución de 0 a 60% de EtOAc en heptano. Las fracciones puras se concentraron bajo presión reducida para proporcionar 3-(2-cloro-5-fluoropiridin-4-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (200 mg, 6 8 %) como una goma de color amarillo. m/z: ES [[M+H]+ 252.
Preparación de tert-butil((1 R,3S)-3-((5-fluoro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió tetrakis(trifenilfosfina)paladio (0) (0.092 g, 0.080 mmol) a una mezcla de 3-(2-cloro-5-fluoropiridin-4-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.20 g, 0.79 mmol), tert-butil ((1R, 3S)-3-carbamoilciclohexil)carbamato (0.231 g, 0.95 mmol; preparado de acuerdo con el Ejemplo 25), 9,9-dimetil-4,5-bis(difenilfosfino) xanteno (0.092 g, 0.16 mmol) y carbonato de cesio (0.777 g, 2,38 mmol) en 1,4-dioxano ( 6 ml). La mezcla se desgasificó (vacío), se rellenó con nitrógeno y la suspensión resultante se agitó a 120°C durante 2 h en el reactor de microondas. La mezcla de reacción
se sometió a partición entre agua (20 ml) y DCM (40 ml) y se separó usando un cartucho de separación de fases. Los extractos orgánicos se adsorbieron sobre sílica y se purificaron por cromatografía instantánea, gradiente de elución 0 a 60% de EtOAc en heptano. Las fracciones que contenían el producto se concentraron bajo presión reducida para proporcionar tert-butil ( (1 R,3S)-3-((5-fluoro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3)-il)piridin-2-il) carbamoil)ciclohexil)carbamato (136 mg). Este material se usó directamente en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 458.
Preparación de (1 S,3R)-3-amino-N-(5-fluoro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il]piridin-2-il)ciclohexanocarboxamida

Se añadió ácido trifluoroacético (0.17 ml, 2,2 mmol) a tert-butil ((1R, 3S)-3-((5-fluoro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridina -3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.10 g, 0.22 mmol) en DCM (5 ml). La solución resultante se agitó a temperatura ambiente durante 1 h. El producto crudo se purificó por cromatografía de intercambio iónico usando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH y las fracciones puras se concentraron bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(5-fluoro-4-(4,5,6). 7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida como una goma de color amarillo. Este material se usó directamente en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 358.
Ejemplo 64 y 65: Preparación de isómero 1 e isómero 2 de (1S,3R)-3-acetamido-N-(5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-M)piridm-2-M)cidohexanocarboxamida

Ejem plo 64, Isómero Eje pió 65 som ero
Enantiom eros puros. La configuración del m etilo es desconocida para el E jem plo 64 y 65 pero es opuesta en el E jem plo 64 vs. E jem plo 65
Se añadió precatalizador XPhos de 2da generación (0.056 g, 0.07 mmol) a una mezcla de 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.56 g, 0.85 mmol), (1S,3R)-3-acetamido-N-(5-cloro-4-yodopiridin-2-il)ciclohexanocarboxamida (0.30) g, 0.71 mmol; preparado de acuerdo con el Ejemplo 12) y Cs2CO3 (0.695 g, 2,13 mmol) en dioxano (10 ml) y agua (2,0 ml) bajo nitrógeno. La mezcla resultante se agitó a 100°C durante 30 minutos. La mezcla de reacción se concentró luego bajo presión reducida, y el residuo resultante se diluyó con DCM (100 ml) antes de lavarse secuencialmente con agua (100 ml) y cloruro de sodio acuoso saturado (100 ml). La capa orgánica se secó sobre Na2SO4, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 10% de MeOH en DCM. Las fracciones del producto se concentraron bajo presión reducida y el residuo resultante se purificó adicionalmente mediante HPLC preparativa (columna Waters XBridge Prep C18 OBD, sílica 5 p, 19 mm de diámetro, 150 mm de longitud), utilizando mezclas de agua cada vez más polares (que contienen 0.1% de NH4HCO3) y MeCN como eluyentes. Las fracciones del producto se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina -3-il)piridin-2-il)ciclohexanocarboxamida (0.120 g, 39%; mezcla de los Ejemplos 64 y 65, relación desconocida) como un sólido blanco. m/z: ES [[M+H]+ 430.
Este material se resolvió mediante HPLC preparativa (columna Chiralpak® IA-3, 5 pm de sílica, 20 mm de diámetro, 250 mm de longitud), utilizando una mezcla isocrática de isopropanol al 30% en hexano (que contiene 0.1% de
dietilamina) como eluyentes durante 23 min a una tasa de flujo de 20 ml/min. Las fracciones del producto se concentraron bajo presión reducida para proporcionar un isómero 1 eluyente más rápido (14,3 min) de (1S,3R)-3-acetamido-N-(5-cloro-4-(5-metil-4,5,6,7- tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.045 g, 38%, ejemplo 64) como un sólido blanco y un isómero 2 eluyente más lento (18.8 min) de (1S,3R)-3-acetamido-N-(5-cloro-4-(5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.045 g, 38%, Ejemplo 65) como un sólido blanco.
Ejemplo 64, Isómero 1:
1H RMN (400 MHz, DMSO-de, 21°C) 1.00 - 1.14 (4H, m), 1.19 - 1.36 (3H, m), 1.69 - 1.84 (7H, m), 1.85 - 2.10 (3H, m), 2.37 - 2.49 (1H, m), 2.56 - 2.66 (1H, m), 2.79 - 2.90 (1H, m), 3.49 - 3.63 (1H, m), 4.01 - 4.13 (1H, m), 4.19 - 4.30 (1H, m), 7.75 (1H, s), 7.79 (1H, d), 8.12 (1H, s), 8.39 (1H, s), 10.61 (1H, s). m/z: ES+ [M+H]+ 430.
Ejemplo 65, Isómero 2:
1H RMN (400 MHz, DMSO-de, 21°C) 1.01 - 1.14 (4H, m), 1.21 - 1.35 (3H, m), 1.70 - 1.83 (7H, m), 1.83- 2.09 (3H, m), 2.37 - 2.49 (1H, m), 2.56 - 2.63 (1H, m), 2.79 - 2.89 (1H, m), 3.49 - 3.62 (1H, m), 4.01 - 4.14 (1H, m), 4.19 - 4.30 (1H, m), 7.74 (1H, s), 7.78 (1H, d), 8.12 (1H, s), 8.39 (1H, s), 10.61 (1H, s). m/z: ES+ [M+H]+ 430.
Condiciones quirales analíticas en fase reversa:

Los procedimientos para la preparación del material de partida 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina se describen a continuación:
Preparación de 5-metilpirazolo[1,5-a]piridina

Se añadió acetato de paladio (II) (0.114 g, 0.51 mmol) a 5-bromopirazolo[1,5-a]piridina (1,00 g, 5.08 mmol), 2,4,6-trimetil-1,3,5,2, 4,6-trioxatriborinano (0.765 g, 6,09 mmol), carbonato de potasio (2,10 g, 15,2 mmol), 1,4-dioxano (10 ml) y agua (1 ml) bajo nitrógeno. La mezcla resultante se agitó a 80°C durante 1 hora. Esta reacción se repitió en un matraz separado, y luego ambas reacciones se combinaron, se diluyeron con EtOAc (100 ml) y se lavaron secuencialmente con agua (75 ml) y cloruro de sodio acuoso saturado (75 ml). La capa orgánica se secó sobre Na2SO4, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 20% de EtOAc en éter de petróleo. Las fracciones puras se concentraron bajo presión reducida para proporcionar 5-metilpirazolo[1,5-a]piridina (1.1 g, 82%) como un aceite de color marrón. 1H RMN (400 MHz, DMSO-de, 20°C) 2.33 (3H, s), 6.45 (1H, d), 6.71 (1H, dd), 7.44 (1H, s), 7.92 (1H, d), 8.55 (1H, d). m/z: ES+ [M+H]+ 133.
Preparación de 5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

5-Metilpirazolo[1,5-a]piridina (500 mg, 3,78 mmol), paladio sobre carbono (10% en peso; 250 mg) y ácido acético (0.217 ml, 3,78 mmol) en MeOH (20 ml) se agitaron bajo una atmósfera de hidrógeno a 20 atm y 80 °C durante 50 h. Esta reacción se repitió entonces en un matraz separado. Al enfriarse, ambas reacciones se filtraron a través de Celite® y los filtrados se combinaron concentrados bajo presión reducida para proporcionar 5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina crudo (1.05 g, 98%) como un aceite de color marrón. Este producto se usó en la siguiente etapa directamente sin purificación adicional. 1H RMN (400 MHz, DMSO-d6, 20°C) 1.06 (3H, d), 1.57 -1.72(1 H, m), 1.84 - 2.04 (2H, m), 2.24 - 2.36 (1H, mf), 2.81 - 2.93 (1H, m), 3.90 - 4.07 (1H, m), 4.11 - 4.19 (1H, m), 5.95 (1H, s), 7.33 (1H, s).
Preparación de 3-yodo-5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió NIS (1,98 g, 8,81 mmol) a 5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (1,05 g, 7,34 mmol) en acetonitrilo (2 ml). La mezcla resultante se agitó a temperatura ambiente durante 3 h antes de concentrarse bajo presión reducida. El residuo resultante se diluyó luego con EtOAc (100 ml) y se lavó secuencialmente con agua (75 ml) y cloruro de sodio acuoso saturado (2 x 75 ml). La capa orgánica se secó sobre Na2SO4, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 30% de EtOAc en éter de petróleo. Las fracciones del producto se concentraron bajo presión reducida para proporcionar 3-yodo-5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (1,0 g, 52%) como un sólido color marrón. 1H RMN (400 MHz, DMSO-d>, 20°C) 1.08 (3H, d), 1.58 - 1.72 (1H, m), 1.87 - 2.01 (2H, m), 2.07 - 2.22 (1H, m), 2.64 - 2.71 (1H, m), 3.93 4.06 (1H, m), 4.10 - 4.22 (1H, m), 7.47 (1H, s).
Preparación de 5-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió gota a gota n-BuLi en hexano (2,5 M; 0.916 ml, 2,29 mmol) a 3-yodo-5-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.50 g, 1,91 mmol) ), 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (0.532 g, 2,86 mmol) y Tm EDa (0.40 ml, 2,7 mmol) en THF (20 ml) a -78 °C bajo nitrógeno. La mezcla resultante se agitó a -78 °C durante 1 hora. La mezcla de reacción se inactivó con cloruro de amonio acuoso saturado (5 ml) y se extrajo con EtOAc (3 x 20 ml). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado (50 ml), se secaron sobre Na2SO4, se filtraron y se concentraron bajo presión reducida para proporcionar 5-metil-3-(4,4,5,5-tetrametil-1,3). 2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.60 g, 79%) contaminada con ~23% en moles de 5-metil-4,5,6,7 -tetrahidropirazolo[1,5-a]piridina basado en el análisis de RMN como una goma de color amarillo. m/z: ES+ [M+CHsCN+H]+ 304.
Ejemplo 66: (1S,3R)-3-acetamido-W-(5-doro-4-(5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepm-3-M)piridm-2-il)ciclohexanocarboxamida

Se añadió anhídrido acético (0.13 ml, 1,4 mmol) a una solución agitada de (1S,3R)-3-amino-N-(5-cloro-4-(5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepin-3-il)piridin-2-il)cidohexanocarboxamida (450 mg, 1,16 mmol), trietilamina (0.34 ml, 2,4 mmol) y DCM (10 ml). La mezcla de reacción se agitó a temperatura ambiente durante 4 h. Se añadió sílica y la mezcla se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con metanol al 0.5% en acetato de etilo, para dar (1S,3R)-3-acetamido-N-(5-cloro-4-(5,6,7,8-tetrahidro)-4H-pirazolo[1,5-a] azepin-3-il)piridin-2-il)ciclohexanocarboxamida (260 mg, 52%) como un sólido blanco. 1H RMN (400 MHz, DMSO-d>, 30°C) 1.05 - 1.12 (1H, m), 1.17 - 1.37 (3H, m), 1.57 - 1.66 (2H, m), 1.69 - 1.95 (11H, m), 2.56 - 2.65 (1H, m), 2.70 - 2.77 (2H, m), 3.50 - 3.61 (1H, m), 4.21 - 4.45 (2H, m), 7.48 (1H, s), 7.73 (1H, d), 8.05 (1H, s), 8.40 (1H, s), 10.58 (1H, s). m/z: ES+ [M+H]+ 430.
Los procedimientos para la preparación del material de partida (1S,3R)-3-amino-N-(5-cloro-4-(5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de etil 1-(5-metoxi-5-oxopentil)-1H-pirazol-5-carboxilato

El etil 1H-pirazol-5-carboxilato (9,9 g, 71 mmol) y el carbonato de potasio (12 g, 85 mmol) se agitaron en DMF (70 ml) y se añadió 5-bromopentanoato de metilo (14 g, 71 mmol). La mezcla se agitó a temperatura ambiente durante 24 h.
Se añadió agua y la mezcla se extrajo con éter (3x). Las capas orgánicas combinadas se combinaron y se lavaron con agua (2x), se secaron sobre sulfato de magnesio y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con acetato de etilo al 20% en pentano para dar etil 1-(5-metoxi-5-oxopentil)-1H-pirazol-5-carboxilato (9 g, 50.1%). 1H RMN (400 MHz, CDCls, 30°C) 1.38 (3H, t), 1.54 - 1.75 (2H, m), 1.8 - 1.95 (2H, m) 2.34 (2H, t), 3.65 (3H, s), 4.34 (2H, q), 4.58 (2H, t), 6.83 (1H, d), 7.46 (1H, d). m/z: ES+ [M+H]+ 255. También se aisló como etil 1-(5-metoxi-5-oxopentil)-1H-pirazol-3-carboxilato (7.70 g, 43%).
Preparación de metil 4-oxo-5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepin-5-carboxilato

Se añadió tert-butóxido de potasio (6,29 g, 56,0 mmol) al etil 1-(5-metoxi-5-oxopentil)-1H-pirazol-5-carboxilato (9,5 g, 37 mmol) en tolueno (200 ml). La mezcla se agitó durante 10 minutos y luego se calentó a 110°C, dando como resultado un precipitado espeso. La mezcla se calentó durante 30 minutos y luego se dejó enfriar hasta temperatura ambiente. La mezcla se neutralizó a pH 7 con HCl acuoso diluido (2N) y se extrajo con acetato de etilo (3x). Las capas orgánicas combinadas se secaron sobre sulfato de magnesio y se concentraron bajo presión reducida para proporcionar metil 4-oxo-5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepina-5-carboxilato (8.00 g, 103%) contaminado con el análogo del éster etílico. Este material se usó directamente en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 209 (éster de Me) y 223 (éster de Et).
Preparación de 5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepin-4-ona

Se añadió cloruro de litio (2,60 g, 61,2 mmol) a una solución de 4-oxo-5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepina-5-carboxilato de metilo (8,50 g, 40.8 mmol, contaminado con el análogo del éster etílico) en DMSO (50 ml). La mezcla se calentó a 120 °C durante 24 h y luego se enfrió hasta temperatura ambiente. Se añadió agua y la mezcla se extrajo con acetato de etilo (3x). Las capas orgánicas combinadas se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea de sílica, eluyendo con acetato de etilo al 30% en heptano para dar 5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepin-4-ona (3,50 g, 57). %) como un aceite. 1H RMN (400 MHz, CDCl3 , 30°C) 1.91 -2.08 (2H, m), 2.08 - 2.28 (2H, m), 2.76 - 2.93 (2H, m), 4.49 - 4.64 (2H, m), 6 . 8 6 (1H, d), 7.44 (1H, d).
Preparación de 5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepina

Se añadió hidrato de hidrazina (5,65 ml, 117 mmol) a una solución agitada de 5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepin-4-ona (3,5 g, 23 mmol) disuelta en dietilenglicol ( 6 6 ml). La solución resultante se agitó a 170°C durante 1 hora. La reacción se retiró luego del calor y se añadió cuidadosamente a la mezcla hidróxido de potasio (4.58 g, 81,6 mmol). La suspensión resultante se agitó a 170 °C durante 2 h y luego se enfrió hasta temperatura ambiente. La mezcla de reacción se diluyó luego en agua, se acidificó a pH 5 con ácido clorhídrico acuoso diluido (2 N) y se extrajo con Et2O (5 x 50 ml). Las capas de éter combinadas se lavaron con agua (2 x 20 ml), se secaron sobre sulfato de magnesio, se filtraron y se concentraron bajo presión reducida para dar 5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepina. (2,10 g, 6 6 %) como un sólido. 1H RMN (400 MHz, CDCh, 30°C) 1.61 - 1.67 (2H, m), 1.71 - 1.79 (2H, m), 1.80 - 1.87 (2H, m), 2.62 -2.83 (2H, m), 4.17 - 4.3 (2H, m), 5.98 (1H, d), 7.26 (1H, d).
Preparación de 3-yodo-5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepina
Se añadió NIS (3,47 g, 15,4 mmol) a una solución agitada de 5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepina (2,10 g, 15,4 mmol) disuelta en acetonitrilo (30 ml) a temperatura ambiente La mezcla resultante se agitó a temperatura ambiente durante 16 h. La mezcla de reacción se diluyó luego con éter (50 ml) y se lavó secuencialmente con agua (2 x 20 ml) y cloruro de sodio acuoso saturado (20 ml). La capa orgánica se secó sobre MgSO4 , se filtró y se concentró bajo presión reducida para proporcionar 3-yodo-5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepina (3,3 g, 8 2 %) como un aceite color naranja que se solidificó al dejarlo en reposo. Este material se usó directamente en la siguiente etapa sin purificación adicional. 1H RMN (400 MHz, CDCls, 30°C) 1.6 - 1.72 (2H, m), 1.73- 1.82 (2H, m), 1.82 - 1.92 (2H, m), 2.74 - 2.83 (2H, m), 4.25 - 4.35 (2H, m), 7.32 (1H, s).
Preparación de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepina

El complejo de cloruro de isopropilmagnesio cloruro de litio en THF (1.3 M; 12.6 mL, 16.4 mmol) se añadió gota a gota durante 5 minutos a 3-yodo-5,6,7,8-tetrahidro-4H-pirazolo[1,5-a]azepina en THF (20 ml) a 0 °C bajo nitrógeno. La mezcla resultante se agitó a 0°C durante 30 minutos. Se añadió gota a gota 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (3.85 ml, 18,9 mmol) a 0 °C, y luego la mezcla de reacción se dejó calentar hasta temperatura ambiente
durante la noche. La mezcla de reacción se diluyó con éter (20 ml) y se lavó secuencialmente con cloruro de amonio acuoso saturado (20 ml), agua (20 ml) y cloruro de sodio acuoso saturado (10 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró bajo presión reducida. El aceite resultante se recogió en heptano, dando como resultado la formación de una mezcla blanca. Esta mezcla se filtró para proporcionar 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6,7,8-tetrahidro-4H-pirazolo[1,5- a] azepina (2.00 g, 61%) como un sólido blanco. 1H RMN (400 MHz, CDCls, 30°C) 1.29 (12H, s), 1.63 - 1.72 (2H, m), 1.72 - 1.8 (2H, m), 1.80 - 1.87 (2H, m), 2.88 - 3.09 (2H, m), 4.20 - 4.33 (2H, m), 7.56 (1H, s).
Preparación de te rt-butil ((1 R,3S)-3-((5-cloro-4-(5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió Precatalizador XPhos de 2da generación (0.16 g, 0.21 mmol) a una mezcla desgasificada de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6,7. 8-tetrahidro-4H-pirazolo[1,5-a] azepina (0.656 g, 2,50 mmol), tert-butil (1R, 3S)-3-((5-cloro-4-yodopiridin-2-ilcarbamoil)ciclohexilo)carbamato (1,00 g, 2,08 mmol; preparado de acuerdo con el Ejemplo 10) y fosfato de potasio, tribásico (1.09 g, 6.25 mmol) en 1,4-dioxano (20 ml) y agua (2 ml). La mezcla se desgasificó nuevamente y se agitó a 85°C durante 24 h bajo nitrógeno. La mezcla de reacción se dejó enfriar y se añadió sílica. Esta nueva mezcla se concentró bajo presión reducida y el residuo resultante se purificó por cromatografía instantánea, eluyendo con acetato de etilo al 50% en heptano para dar tert-butil ((1R, 3S)-3-((5-cloro-4-(5,6,7,8-tetrahidro-4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.70 g, 69%) como un sólido. Este material se llevó a la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 488.
Preparación de (1 S,3R)-3-amino-N-(5-cloro-4-(5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió TFA (2 ml) a una solución agitada de tert-butil ((1R, 3S)-3-((5-cloro-4-(5,6,7,8-tetrahidro-4H-pirazolo[1,5 -a] azepin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (700 mg, 1,43 mmol) en DCM (10 ml). La reacción se agitó a temperatura ambiente durante 24 h, los compuestos volátiles se eliminaron al vacío y el residuo resultante se purificó por cromatografía de intercambio iónico usando una columna SCX, eluyendo con amoniaco 7 N en metanol. Las fracciones del producto se concentraron bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(5-cloro-4-(5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepin-3-il)piridin-2-il)ciclohexanocarboxamida (550 mg, 99%) como un sólido. m/z: ES [[M+H]+ 388.
Ejemplo 67: W-((1R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-N)pmdm-2-M)carbamoM)cidohexM)oxetano-3-carboxamida
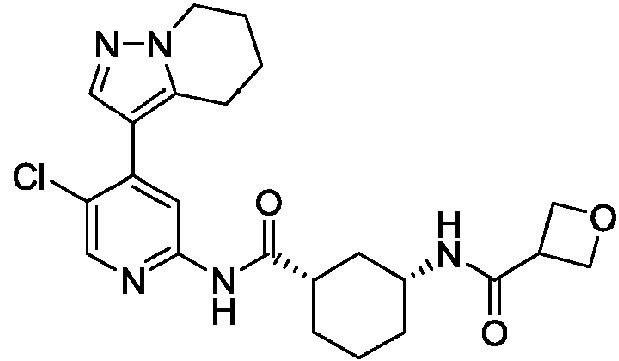
HATU (166 mg, 0.44 mmol) y DIPEA (0.18 ml, 1.0 mmol) se agregaron secuencialmente a una solución de dihidrocloruro de (1 S,3R)-3-amino-N-(5-doro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)cidohexanocarboxamida (150 mg, 0.34 mmol; preparado de acuerdo con el Ejemplo 31b) y ácido oxetano-3-carboxílico (45 mg, 0.44 mmol) ) en DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h antes de diluirse con hidrógeno carbonato de sodio acuoso saturado y extraer con EtOAc (3x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. La goma cruda resultante se purificó por HPLC preparativa (columna Waters XBridge Prep Phenilo OBD, sílica 5g, 19 mm de diámetro, 150 mm de longitud) utilizando mezclas de agua cada vez menos polares (que contienen hidróxido de amonio al 0.2%, pH 10) y MeCN como eluyentes para proporcionar N-((1R, 3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoilo )ciclohexil)-oxetano-3-carboxamida (20 mg).
Se estableció una segunda reacción de la siguiente manera: se añadió HATU (140 mg, 0.37 mmol) a una solución de dihidrocloruro de (1 S,3R)-3-amino-N-(5-cloro-4-(4,5,6,7)-detrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 0.34 mmol), ácido oxetano-3-carboxílico (45 mg, 0.44 mmol), DlPEA (0.18 ml) 1,0 mmol) y DMF (1,2 ml). La reacción se agitó a temperatura ambiente durante 3 h. La reacción se diluyó con EtOAc y se lavó con NaHCO3 saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, eluyendo con un gradiente de 80 a 100% de EtOAc en hexano, para proporcionar N -((1R, 3S)-3-((5-cloro-4-(4,5,6,7). -tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil) oxetano-3-carboxamida (50 mg) como un sólido blanco. Este residuo se combinó con el producto de la primera reacción y se volvió a purificar por HPLC preparativa (columna Waters XBridge Prep Phenilo OBD, sílica 5 g, 19 mm de diámetro, 150 mm de longitud) para proporcionar N-((1R,3S)-3-((5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)ciclohexil)oxetano-3-carboxamida (54 mg, 17% ) como un sólido blanco. 1H RMN (300 MHz, CDCls, 27°C) 1.10 - 1.26 (1H, m), 1.37 - 1.68 (3H, m), 2.17 - 1.84 (7H, m), 2.37 - 2.22 (1H, m), 2.57 - 2.43 (1H, m), 2.95 (2H, t), 3.67 (1H, tt), 3.85 - 4.00 (1H, m), 4.24 (2H, t), 4.89 - 4.78 (4H, m), 5.52 (1H, br d), 7.93 (1H, s), 8.27 (1H, s), 8.28 (1H, s), 8.60 (1H, br s). m/z: ES+ [M+H]+ 458.
Ejemplos 68 y 69: Isómero 1 e Isómero 2 de (1S,3R)-3-acetamido-W-(5-cloro-4-(6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-il)piridm-2-il)cidohexanocarboxamida

Ejemplo 68, Isómero Ejemplo 69, Isómero
Enantlómeros puros. La configuración del metilo es desconocida para el Ejemplo 68 y 69 pero es opuesta en el Ejemplo 68 vs. 69.
Se separó (1 S,3R)-3-Acetamido-N-(5-cloro-4-(6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) ciclohexanocarboxamida (163 g, 0.379 mmol; mezcla de los Ejemplos 68 y 69, relación desconocida) utilizando condiciones SFC (Columna: Chiralpak AS, 5 gm, 21,2 mm de diámetro, 250 mm de longitud, 20 ml/min de flujo de 7 min), eluyendo con metanol al 25% en CO2 , para proporcionar el isómero 1 (3,10 min) de (1S,3R)-3-acetamido-N-(5-cloro-4-(6-metil-4,5,6) 7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (65 mg, 28%, Ejemplo 68) e Isómero 2 (4,09 min) de (1S,3R)-3-acetamido -N-(5-cloro-4-(6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (68, 29%, Ejemplo 69) como sólidos blancos.
Ejemplo 68, Isómero 1:
1H RMN (300MHz, CDCla, 27°C) 1.05 - 1.25 (4H, m), 1.65 - 1.33 (4H, m), 1.85 - 2.09 (7H, m), 2.15 - 2.32 (2H, m), 2.38 - 2.53 (1H, m), 2.86 - 3.03 (2H, m), 3.70 (1H, dd), 3.82 - 3.97 (1H, m), 4.33 (1H, dd), 5.47 (1H, br d), 7.89 (1H, s), 8.12 (1H, br s), 8.22 (1H, s), 8.27 (1H, s). m/z: ES+ [M+H]+ 430.
Ejemplo 69, Isómero 2:
1H RMN (300MHz, CDCla, 27°C) 1.09 - 1.24 (4H, d), 1.34 - 1.58 (4H, m), 1.86 - 2.08 (7H, m), 2.15 - 2.32 (1H, m), 2.41 - 2.51 (1H, m), 2.86 - 3.03 (1H, m), 3.64 - 3.75 (1H, m), 3.81 - 3.95 (1H, m), 4.33 (1H, dd), 5.52 (1H, br d), 7.88 (1H, s), 8.15 - 8.21 (2H, m), 8.27 (1H, s). m/z: ES+ [M+H]+ 430.
Condiciones analíticas de SFC:

Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-acetamido-W-(5-cloro-4-(6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)cidohexanocarboxamida se describen a continuación:
Preparación de 6-metilpirazolo[1,5-a]piridina

Se añadieron dioxano (32 ml) y agua (6,0 ml) a carbonato de potasio (1,82 g, 13,2 mmol), 2,4,6-trimetil-1,3,5,2,4,6-trioxatriborinano (1,9 ml, 13). mmol) y 6-bromopirazolo[1,5-a]piridina (1,3 g, 6,60 mmol). La suspensión de reacción se desgasificó con nitrógeno. Se añadió el Precatalizador RuPhos de 3a generación (0.27 g, 0.33 mmol) y la reacción se sumergió en un baño de aceite que se había precalentado hasta 100 °C. La reacción se mantuvo bajo estas condiciones durante 4 h y luego se enfrió hasta temperatura ambiente. La mezcla resultante se filtró y el filtrado se lavó con cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El aceite resultante se purificó por cromatografía instantánea, con gradiente de elución de acetato de etilo del 5 al 40% en hexano para dar 6-metilpirazolo[1,5-a]piridina (0.680 g, 78%) como un sólido blanco.
1H RMN (300 MHz, CDCls, 27°C) 2.29 (3H, s), 6.53 (1H, dd), 7.07 (1H, dd), 7.60 (1H, d), 7.90 (1H, d), 8.49 - 8.52 (1H, m). m/z: ES+ [M+H]+ 133.
Preparación de 6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se agregaron metanol (45 ml) y ácido acético (0.5 ml) a un matraz cargado con 6-metilpirazolo[1,5-a]piridina (0.71 g, 5,4 mmol) y óxido de platino (IV) (0.12 g, 0.54 mmol). El matraz se purgó con nitrógeno, se evacuó y luego se sometió a una atmósfera de hidrógeno (globo). La reacción se agitó a 35 °C durante 18 h y luego se filtró a través de un lecho de Celite®. El filtrado se concentró bajo presión reducida y luego se diluyó con éter dietílico. La mezcla se lavó con hidrogenocarbonato de sodio acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida para dar 6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina en crudo (0.71 g, 97%) como un sólido blancuzco. 1H RMN (300 MHz, CDCls, 27°C) 1.1 (3H, d), 1.50 (1H, dtd), 1.92 -2.01 (1H, m), 2.08 - 2.27 (1H, m), 2.64 - 2.80 (1H, m), 2.87 - 2.96 (1H, m), 3.64 (1H, dd), 4.27 (1H, ddd), 5.99 (1H, s), .39 (1H, d). m/z: ES+ [M+H]+ 137.
Preparación de 3-yodo-6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió NIS (1,16 g, 5,14 mmol) a una solución de 6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.70 g, 5,14 mmol) en acetonitrilo (12 ml) a temperatura ambiente. La reacción se agitó en estas condiciones durante 18 h y luego se diluyó con EtOAc. La mezcla resultante se lavó con agua y la capa acuosa se extrajo con EtOAc (4 x 100 ml). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado y se concentraron bajo presión reducida. La goma cruda resultante se purificó por cromatografía instantánea en sílica, gradiente de elución del 5 al 50% de acetato de etilo en hexanos, para dar 3-yodo-6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (1,10 g, 82%) como un sólido blanco. 1H RMN (300 MHz, CDCls, 27°C) 1.15 (3H, d), 1.42 - 1.61 (1H, m), 1.90 - 2.07 (1H, m), 2.08 -2.22 (1H, m), 2.52 - 2.60 (1H, m), 2.75 - 2.86 (1H, m), 3.65 (1H, dd), 4.26 (1H, dd), 7.49 (1H, s). m/z: ES+ [M+H]+ 263.
Preparación de 6-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió tetrahidrofurano (3 ml) a un matraz cargado con 3-yodo-6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.40 g, 1.53 mmol). La reacción se sumergió en un baño de hielo y se añadió gota a gota un complejo de cloruro de isopropilmagnesio y cloruro de litio en THF (1,3 M; 1,5 ml, 2,0 mmol). La reacción se mantuvo entre 0 y 3°C durante 30 min. Luego se añadió 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (0.426 g, 2,29 mmol) mediante una jeringa, y se retiró el baño de hielo. La reacción se mantuvo bajo estas condiciones durante 18 h y luego se diluyó con cloruro de amonio acuoso saturado. La mezcla se extrajo en EtOAc (3x) y las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida para proporcionar 6-metil-3-(4,4,5,5-tetrametil-1,3). 2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.186 g). Este material se usó en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 263.
Preparación de (1 S,3R)-3-acetamido-N-(5-cloro-4-(6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió 1,4-dioxano (5 ml) y agua (0.63 ml) a un matraz cargado con (1S,3R)-3-acetamido-N-(5-cloro-4-yodopiridin-2-il)cidohexanocarboxamida (0.23 g, 0.55 mmol; preparado de acuerdo con el Ejemplo 12) y 6-metil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7- tetrahidropirazolo[1,5-a]piridina (0.19 g, 0.71 mmol). La mezcla de reacción se evacuó y se purgó con nitrógeno. Luego se agregaron carbonato de cesio (0.444 g, 1,36 mmol) y PdCb(dppf) (0.040 g, 0.05 mmol). La reacción se ajustó en un baño de aceite precalentado a 95°C y la reacción se mantuvo en estas condiciones durante 2 h. La reacción se enfrió luego hasta temperatura ambiente y se filtró a través de Celite® usando un lavado con acetato de etilo. El filtrado se lavó con cloruro de sodio acuoso saturado y la capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El sólido gris resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 1 a 10% de metanol en acetato de etilo, para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(6-metil-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.16 g, 69%). 1H RMN (300 MHz, DMSO-de, 27°C) 0.99-1.15 (4H, m), 1.20 - 1.33 (3H, m), 1.37 - 1.48 (1H, m), 1.68 - 1.77 (6H, m), 1.81 - 1.92 (2H, m), 2.10 - 2.20 (1H, m), 2.54-2.62 (1H, m), 2.79 - 2.87 (2H, m), 3.48 - 3.61 (1H, m), 3.65 (1H, dd), 4.26 (1H, dd), 7.73 (1H, br d), 7.76 (1H, s), 8.15 (1H, s), 8.38 (1H, s), 10.58 (1H, s). m/z: ES+ [M+H]+ 430.
Ejemplo 70 y Ejemplo 71: Preparación de isómero 1 e isómero 2 de (1S,3R)-3-acetamido-W-(5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)cidohexanocarboxamida
Ejemplo 70, Isómero 1 Ejemplo 71, Isómero 2
Enantiomeros puros. La configuración del metoxi es desconocida para los Ejemplos 70 y 71 pero es opuesta en el Ejemplo 70 vs. Ejemmplo 71.
(1S,3R)-3-acetamido-N-(5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.22 mmol) se resolvió mediante condiciones de HPLC preparativas (columna Chiralpak IA, 5 pm, 20 mm de diámetro, 250 mm de longitud, 25 °C de temperatura de la columna, 15 ml/min de tasa de flujo), eluyendo con 50 % de etanol isocrático en hexano durante 22 minutos para proporcionar el isómero 1 eluyente (10.8 minutos) más rápido de (1S,3R)-3-acetamido-N-(5-cloro-4-(6-metoxi-4,5,6,7- tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.030 g, 30%) y el isómero 2 de elución (17,9 min) más lento (1S,3R)-3-acetamido-N-(5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.030 g, 30%) como sólidos blancos
Ejemplo 70, Isómero 1:
1H RMN (400 MHz, DMSO-de, 19°C) 1.00 - 1.14 (1H, m), 1.20 - 1.34 (3H, m), 1.72 - 1.80 (6H, m), 1.84 - 1.97 (2H, m), 2.07 - 2.19 (1H, m), 2.56 - 2.66 (1H, m), 2.70 - 2.92 (2H, m), 3.36 (3H, s), 3.48 - 3.63 (1H, m), 3.93- 4.02 (1H, m), 4.23 (2H, d), 7.76 - 7.83 (2H, m), 8.15 (1H, s), 8.39 (1H, s), 10.64 (1H, s). m/z: ES+ [M+H]+ 446.
Ejemplo 71, Isómero 2:
1H RMN (400 MHz, DMSO-de, 19°C) 1.00 - 1.17 (1H, m), 1.19 - 1.35 (3H, m), 1.72 - 1.80 (6H, m), 1.85 - 1.97 (2H, m), 2.06 - 2.19 (1H, m), 2.55 - 2.63 (1H, m), 2.71 - 2.92 (2H, m), 3.36 (3H, s), 3.50 - 3.62 (1H, m), 3.93- 4.02 (1H, m), 4.23 (2H, d), 7.76 - 7.83 (2H, m), 8.16 (1H, s), 8.39 (1H, s), 10.64 (1H, s). m/z: ES+ [M+H]+ 446.
Condiciones analíticas de SFC:

Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-acetamido-W-(5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 6-metoxipirazolo[1,5-a]piridina

Se añadió carbonato de cesio (3,31 g, 10.2 mmol) a 6-bromopirazolo[1,5-a]piridina (1.00 g, 5.08 mmol), MeOH (0.41 ml, 10 mmol), acetato de paladio (0.057 g, 0.25 mmol) y 2-(di-1-adamantilfosfino)-3,6-dimetoxi-2',4'6'-triisopropil-1,1'-bifenilo (AdBrettPhos; 0.14 g, 0.25 mmol) en tolueno (10 ml). La mezcla resultante se agitó a 90°C durante 2 h. La reacción anterior se repitió en una reacción separada. Una vez que se enfriaron ambas reacciones, se combinaron, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 20% de EtOAc en éter de petróleo. Las fracciones puras se concentraron bajo presión reducida para proporcionar 6-metoxipirazolo[1,5-a]piridina (0.83 g, 55%) como un aceite incoloro. 1H RMN (400 MHz, DMSO-de, 27°C) 3.82 (3 H, s), 6.54 (1 H, s), 7.01 (1 H, d), 7.61 (1 H, d), 7.87 (1 H, s), 8.38 (1 H, s).
Preparación de 6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

6-Metoxipirazolo[1,5-a]piridina (0.36 g, 2,4 mmol) y paladio sobre carbono (10% en peso; 0.078 g, 0.73 mmol) en MeOH (50 ml) se agitó bajo una atmósfera de hidrógeno a 20 atm y 80 °C durante 16 h. La mezcla se filtró a través de una almohadilla de Celite® y el filtrado se concentró bajo presión reducida. El residuo resultante se diluyó con EtOAc (25 ml) y se lavó secuencialmente con hidrógeno carbonato de sodio acuoso saturado (25 ml) y cloruro de sodio acuoso saturado (25 ml). La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida
para proporcionar 6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.30 g, 81%) como un sólido ceroso amarillo. 1H RMN (400 MHz, DMSO, 20°C) 1.85 - 1.94 (1H, m), 1.98 - 2.09 (1H, m), 2.71 - 2.78 (2H, m), 3.32 (3H, s), 3.89 (1H, m), 4.02 - 4.18 (2H, m), 5.97 (1H, d), 7.34 (1H, d).
Preparación de 3-yodo-5-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridina
Se añadió NIS (0.559 g, 2,48 mmol) a 5-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.27 g, 1,77 mmol) en acetonitrilo (10 ml). La mezcla resultante se agitó a temperatura ambiente durante 30 minutos. La mezcla de reacción se concentró bajo presión reducida y el residuo resultante se diluyó con EtOAc (25 ml). Esta nueva mezcla se lavó secuencialmente con agua (25 ml) y cloruro de sodio acuoso saturado (25 ml). La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 30% de EtOAc en éter de petróleo. Las fracciones del producto se concentraron bajo presión reducida para proporcionar 3-yodo-5-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.40 g, 81%) como un aceite de color amarillo. 1H RMN (400 MHz, DMSO-d>, 21°C) 1.78 - 1.99 (1H, m), 2.02 - 2.23 (1H, m), 2.53- 2.60 (2H, m), 3.34 (3H, s), 3.82 - 3.96 (1H, m), 4.07 - 4.26 (2H, m), 7.48 (1H, s).
Preparación de 6-metoxi-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina

Se añadió n-BuLi (0.805 ml, 2,01 mmol) a 3-yodo-6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.4 g, 1,44 mmol), 2-isopropoxi 4,4,5,5-tetrametil-1,3,2-dioxaborolano (0.401 g, 2,16 mmol) y t Me DA (0.30 ml, 2,0 mmol) en THF (20 ml) enfriado a -78 °C bajo nitrógeno. La mezcla resultante se mantuvo a -78°C durante 1 hora. La mezcla de reacción se inactivó luego con cloruro de amonio acuoso saturado (200 ml), se extrajo con EtOAc (3 x 150 ml), la capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida para proporcionar 6-metoxi-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.400 g, 100%) como goma incolora, contaminada con 14% en peso de material de partida de des-yodo (análisis por RMN). Este material se llevó a la siguiente etapa sin purificación adicional.
Preparación de tert-butil ((1 R,3S)-3-((5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió Precatalizador XPhos de 2da generación (0.049 g, 0.06 mmol) a 6-metoxi-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6,7-tetrahidropirazolo[1,5-a]piridina (0.387 g, 1,25 mmol), tert-butil ((1R, 3S)-3-((5-cloro-4-yodopiridin-2-il)carbamoil)ciclohexil)carbamato (0.3 g, 0.63 mmol; preparado de acuerdo con el Ejemplo 10) y carbonato de cesio (0.611 g, 1,88 mmol) en dioxano (10 ml) y agua (1 ml) bajo nitrógeno. La mezcla resultante se agitó a 100°C durante 1 hora, y luego la mezcla de reacción se enfrió y se diluyó con EtOAc (200 ml). La mezcla resultante se lavó secuencialmente con agua (200 ml) y cloruro de sodio acuoso saturado (200 ml). La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 60% de EtOAc en éter de petróleo. Las fracciones puras se
concentraron bajo presión reducida para proporcionar tert-butil ((1R, 3S)-3-((5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)cidohexil)carbamato (0.14 g, 44%) como un sólido blanco. m/z: ES [[M+H]+ 504.
Preparación de (1 S,3R)-3-amino-N-(5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió TFA (4 ml, 51,92 mmol) a tert-butil ((1R, 3S)-3-((5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5- a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (0.14 g, 0.28 mmol) en DCM (10 ml). La mezcla resultante se agitó a temperatura ambiente durante 1 hora. La reacción se concentró bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(5-doro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a])piridin-3-il)piridin-2-il)ciclohexanocarboxamida crudo como la sal del ácido di-trifluoroacético (0.15 g, 98%) y una goma de color amarillo. m/z: ES [[M+H]+ 404.
Preparación de (1S,3R)-3-acetamido-N-(5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió anhídrido acético (0.023 ml, 0.25 mmol) a (1S,3R)-3-amino-N-(5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5- a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (sal del ácido di-trifluoroacético; 0.15 g, 0.25 mmol) y TEA (0.17 ml, 1,2 mmol) en DCM (5 ml). La mezcla resultante se agitó a temperatura ambiente durante 16 h. La reacción se concentró luego bajo presión reducida y el producto crudo se purificó por HPLC preparativa (columna OBD XBridge Prep C18, 21,2 mm de diámetro, 250 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen NH4HCO3 al 0.1%) y MeCN como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(6-metoxi-4.5.6.7- tetrahidropirazolo[1,5- a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.100 g, 91%; mezcla de los Ejemplos 70 y 71) como un sólido blanco. m/z: ES [[M+H]+ 446.
Ejemplo 72 y Ejemplo 73: Preparación de isómero 1 e isómero 2 de (1S,3R)-3-acetamido-W-(5-cloro-4-(5-metoxi-4.5.6.7- tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida

(1S,3R)-3-acetamido-N-(5-doro-4-(5-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (120 mg, 0.270 mmol; preparada de acuerdo con los procedimientos de los Ejemplos 70 y 71 sustituyendo 5-bromopirazolo[1,5-a]piridina por 6-bromopirazolo[1,5-a]piridina) se resolvió mediante condiciones de HPLC preparativa (columna Chiralpak ID, 5 |jm, 20 mm de diámetro, 250 mm de longitud, 25 °C de temperatura de la columna, tasa de flujo de 15 mL/min), eluyendo con etanol isocrático al 50% en hexano durante 31 min para proporcionar una elución más rápida (16.0 min) isómero 1 de (1S,3R)-3-acetamido-N-(5-cloro-4-(6-metoxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridina -2-il)ciclohexanocarboxamida (0.040 g, 33.3%) e isómero 2 de elución más lenta (24.8 min) de (1S,3R)-3-acetamido-N-(5-cloro-4-(6-metoxi-4,5) , 6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (0.040 g, 33,3%) como sólidos blancos.
Ejemplo 72, Isómero 1:
1H RMN (400 MHz, DMSO-de, 19°C) 61.03- 1.14 (1H, m), 1.19 - 1.35 (3H, m), 1.65 - 1.84 (6H, m), 1.84 - 1.94 (1H, m), 2.16 - 2.25 (2H, m), 2.56 - 2.66 (1H, m), 2.83- 2.94 (1H, m), 2.97 - 3.08 (1H, m), 3.29 (3H, s), 3.50 - 3.63 (1H, m), 3.82 - 3.91 (1H, m), 4.06 - 4.24 (2H, m), 7.77 (1H, s), 7.80 (1H, d), 8.13 (1H, s), 8.39 (1H, s), 10.64 (1H, s). m/z: ES+ [M+H]+ 446.
Ejemplo 73, Isómero 2:
1H RMN (400 MHz, DMSO-de, 19°C) 6 1.00 - 1.14 (1H, m), 1.19 - 1.35 (3H, m), 1.72 - 1.81 (6H, m), 1.84 - 1.92 (1H, m), 2.16 - 2.25 (2H, m), 2.56 - 2.66 (1H, m), 2.83- 2.93 (1H, m), 3.03 (1H, m), 3.29 (3H, s), 3.48 - 3.62 (1H, m), 3.82 -3.91 (1H, m), 4.06 - 4.24 (2H, m), 7.77 (1H, s), 7.80 (1H, d), 8.13 (1H, s), 8.39 (1H, s), 10.64 (1H, s). m/z: ES+ [M+H]+ 446.
Condiciones analíticas de SFC:


Ejemplo 74: Preparación de (1S,3R)-3-acetamido-N-(5-fluoro-4-(5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepm-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió anhídrido acético (0.11 ml, 1.1 mmol) a una solución agitada de (1S,3R)-3-amino-N-(5-fluoro-4-(5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepin-3-il)piridin-2-il)cidohexanocarboxamida (350 mg, 0.94 mmol), trietilamina (0.28 ml, 2,0 mmol) y DCM (10 ml). La mezcla de reacción se agitó a temperatura ambiente durante 4 h. Se añadió sílica, y la mezcla resultante se concentró bajo presión reducida. El residuo adsorbido resultante se purificó por cromatografía instantánea en sílica, eluyendo con metanol al 0.5% en acetato de etilo, para proporcionar (1S,3R)-3-acetamido-N-(5-fluoro-4-(5,6,7,8- tetrahidro-4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il)ciclohexanocarboxamida (200 mg, 51%) como un sólido blanquecino. 1H RMN (400 MHz, DMSO-cfe, 30°C) 1.03- 1.07 (1H, m), 1.30 (3H, m), 1.57 - 1.96 (13H, m), 2.56 -2.62 (1H, m), 2.68 - 2.93(2H, m), 3.47 - 3.66 (1H, m), 4.19 - 4.4 (2H, m), 7.49 (1H, d), 7.73 (1H, d), 8.09 (1H, d), 8.32 (1H, d), 10.48 (1H, s). m/z: ES+ [M+H]+ 414.
Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-amino-N-(5-fluoro-4-(5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 3-(2-cloro-5-fluoropiridin-4-il)-5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepine

2-cloro-5-fluoro-4-yodopiridina (1.064 g, 4.13 mmol), 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6,7 , 8-tetrahidro-4H-pirazolo[1,5-a] azepina (1,30 g, 4,96 mmol; preparado de acuerdo con el Ejemplo 66), Precatalizador XPhos de 2da generación (0.325 g, 0.41 mmol) y fosfato de potasio, dibásico, (2,16 g , 12,4 mmol) se disolvieron en dioxano desgasificado (20 ml) y agua (1 ml) a 21 °C. La mezcla se agitó a 90°C durante 24 h y luego se enfrió. La mezcla se diluyó con EtOAc (30 ml), se lavó con agua (10 ml) y luego se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea, con un gradiente de elución de 0 a 50% de EtOAc en heptano. Las fracciones del producto se evaporaron hasta sequedad para proporcionar 3-(2-cloro-5-fluoropiridin-4-il)-5,6,7,8-tetrahidro-4H-pirazolo[1,5-a] azepina (0.650 g, 59 %) como un aceite. 1H RMN (400 MHz, CDCls, 30°C) 1.62 - 1.94 (6H, m), 2.77 -2.88 (2H, m), 4.29 - 4.4 (2H, m), 7.22 (1H, d), 7.50 (1H, d), 8.25 (1H, d). m/z: ES+ [M+H]+ 266.
Preparación de tert-butil ((1 R,3S)-3-((5-fluoro-4-(5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato
Se añadió tetrakis(trifenilfosfina)paladio (0) (0.30 g, 0.26 mmol) a una mezcla desgasificada de 3-(2-cloro-5-fluoropiridin-4-il)-5,6,7,8-tetrahidro-4H pirazolo[1,5-a] azepina (0.700 g, 2,63 mmol), tert-butil ((1R, 3S)-3-carbamoilcidohexil)carbamato (0.638 g, 2,63 mmol; preparado de acuerdo con el Ejemplo 25), 9,9 dimetil-4,5-bis (difenilfosfino) xanteno (0.305 g, 0.53 mmol) y carbonato de cesio (2,58 g, 7,90 mmol) en 1,4-dioxano (10 ml). La mezcla resultante se purgó durante 5 minutos bajo nitrógeno, y la suspensión resultante se sometió a condiciones de microondas (120°C, 17 h). La mezcla de reacción se enfrió y se sometió a partición entre agua (20 ml) y acetato de etilo (100 ml) antes de filtrar. Las capas se separaron y la capa orgánica se concentró bajo presión reducida, se adsorbió sobre sílica y se purificó por cromatografía instantánea sobre sílica, eluyendo con 50% de EtOAc en heptano. Las fracciones del producto se concentraron bajo presión reducida para proporcionar tert-butilo ((1R, 3S)-3-((5-fluoro-4-(5,6,7,8-tetrahidro-4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato crudo (0.90 g, 72%) como un sólido blanco. m/z: ES [[M+H]+ 472.
Preparación de (1S,3R)-3-amino-N-(5-fluoro-4-(5,6,7,8-tetrahidro4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió TFA (1 ml) a una solución de tert-butil ((1R, 3S)-3-((5-fluoro-4-(5,6,7,8-tetrahidro-4H-pirazolo[1,5- a] azepin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (600 mg, 1,27 mmol) en d Cm (10 ml). La mezcla se agitó a temperatura ambiente durante 24 h, y luego la reacción se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía de intercambio iónico, usando una columna SCX y eluyendo con amoniaco 7N en metanol. Las fracciones del producto se concentraron bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(5-fluoro-4-(5,6,7,8-tetrahidro-4H-pirazolo[1,5-a]azepin-3-il)piridin-2-il)ciclohexanocarboxamida (350 mg, 74%) como un sólido blanco. M/z: ES [[M+H]+ 372.
Ejemplo 75: Preparación de (1S,3R)-W-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-metilpiridm-2-il)-3-(2-hidroxiacetamido)ciclohexanocarboxamida

Se añadió carbonato de cesio (436 mg, 1,34 mmol) y Precatalizador XPhos de 2da generación (35 mg, 0.04 mmol) a una mezcla desgasificada de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3). , 2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (168 mg, 0.470 mmol; preparado de acuerdo con el Ejemplo 23) y (1S,3R)-3-(2-hidroxiacetamido)-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida (186 mg, 0.45 mmol) en 1,4-dioxano (3,7 ml) y agua (0.7 ml) para dar una solución incolora. La reacción se agitó a 85°C durante 18 h y luego se enfrió y se diluyó con EtOAc (50 ml). Esta nueva mezcla se lavó con agua y cloruro de sodio acuoso saturado. Las capas acuosas se extrajeron con EtOAc (2 x 50 ml). Las capas orgánicas combinadas se secaron sobre sulfato de magnesio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea, eluyendo con MeOH al 10% en DCM, para proporcionar (1S,3R)-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-metilpiridin-2-il)-3-(2-hidroxiacetamido)ciclohexanocarboxamida (78 mg, 41%) como un sólido blanco. 1H RMN (300 MHz, DMSO-cfe, 27°C) 1.18 - 1.38 (9H, m), 1.46 (1H, q), 1.65 - 1.92 (4H, m), 2.32 (3H, s), 2.57 - 2.67 (1H, m), 2.85 (2H, s), 3.58 - 3.72 (1H, m), 3.78 (1H, d), 3.93 (2H, s), 5.36 (1H, t), 7.54 (1H, d), 7.77 (1H, s), 8.07 (1H, s), 8.13 (1H, 2), 10.27 (1H, s). m/z: ES+ [M+H]+ 426.
Rotación óptica:


Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-(2-hidroxiacetamido)-N-(4-yodo-5-metilpiridin-2-il)cidohexanocarboxamida se describen a continuación:
Preparación de (1 S,3R)-3-amino-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida

Se añadió ácido clorhídrico en dioxano (4M; 2 ml, 8 mmol) a tert-butil ((1R, 3S)-3-((4-yodo-5-metilpiridin-2-il) carbamoil)ciclohexil)carbamato (530 mg) , 1.15 mmol; preparado de acuerdo con el Ejemplo 47) en MeOH (11 ml) para dar una solución incolora. La reacción se agitó durante 2 h a temperatura ambiente y luego se concentró bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida (550 mg) como la sal de dihidrocloruro, un sólido blanco. Este sólido se llevó a la siguiente etapa sin purificación adicional. 1H Rm N (300 MHz, DMSO-d>, 27°C) 1.11 - 1.36 (3H, m), 1.49 (1H, q), 1.76 - 1.88 (2H, m), 1.88 - 1.89 (1H, m) 2.04 (1H, d), 2.30 (3H, s), 2.54 - 2.67 (1H, m), 2.94 - 3.07 (1H, m), 8.03 (3H, br. s), 8.17 (1H, s), 8.61 (1H, s), 10.58 (1H, br. s). One HCl equivalent detected, second assumed to be buried under broad HOD peak at 5.9 ppm. m/z: ES+ [M+H]+ 3 6 0.
Preparación de (1 S,3R)-3-(2-hidroxiacetamido)-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida

Se añadió HATU (328 mg, 0.86 mmol) a una mezcla de dihidrocloruro de (1S,3R)-3-amino-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida (228 mg, 0.53 mmol), ácido 2-hidroxiacético (66 mg, 0.86 mmol), TEA (0.24 ml, 1,7 mmol), DMF (2,8 ml) y DCM (2,8 ml). La reacción se agitó a temperatura ambiente bajo nitrógeno durante 5 h y luego se concentró bajo presión reducida. El residuo resultante se recogió en DCM y se lavó con agua (4 x 25 ml) y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea de sílica, eluyendo con 0 a 10% de metanol en DCM, para proporcionar (1S,3R)-3-(2-hidroxiacetamido)-N-(4-yodo-5). metilpiridin-2-il)ciclohexanocarboxamida (186 mg, 52%) como un sólido blanco. 1H RMN (300 MHz, DMSO-d6, 27°C) 1.17 - 1.34 (3H, m) 1.43 (1H, q) 1.60 - 1.91 (4H, m) 2.28 (3H, s), 2.54 - 2.69 (1H, m), 3.56 - 3.72 (1H, m), 3.78 (2H, d), 5.36 (1H, t) 7.55 (1H, d) 8.16 (1H, s) 8.61 (1H, s) 10.45 (1H, s). m/z: ES+ [M+H]+ 418.
Ejemplo 76: Preparación de W-((1R,3S)-3-((4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)-5-metMpiridm-2-M)carbamoM)cidohexM)oxetano-3-carboxamida

Se añadió carbonato de cesio (247 mg, 0.76 mmol) y Precatalizador XPhos de 2da generación (20 mg, 0.03 mmol) a una mezcla desgasificada de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3). , 2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (90 mg, 0.25 mmol; preparado de acuerdo con el Ejemplo 23) y N-((1R, 3S)-3-((4-yodo-5-metMpiridin-2-il) carbamoil)ciclohexil) oxetano-3-carboxamida (112 mg, 0.25 mmol) en 1,4-dioxano (2,1 ml) y agua (0.4 ml). La reacción se agitó a 85°C durante 18 h, se enfrió a temperatura ambiente y luego se diluyó con EtOAc (50 ml). La mezcla se lavó con agua y cloruro de sodio acuoso saturado. Las capas acuosas combinadas se extrajeron con EtOAc (2 x 50 ml) y las capas orgánicas combinadas se secaron sobre sulfato de magnesio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea sobre sílica, eluyendo con MeOH al 10% en DCM, para proporcionar un sólido blanquecino (72 mg). Este material se repurificó mediante cromatografía instantánea de sílica, metanol del 0 al 10% en DCM, para proporcionar N -((1R, 3S)-3-((4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-metilpiridin-2il) carbamoil)ciclohexil) oxetano-3-carboxamida (50 mg, 44%) como un sólido blanco. 1H RMN (300 MHz, DMSO-cfe, 27°C) 1.00 - 1.17 (1H, m), 1.21 - 1.37 (9H, m) 1.68 -1.84 (3H, m), 1.89 (1H, br d), 2.33 (3H, s), 2.55 - 2.67 (1H, m), 2.84 (2H, s), 3.53- 3.74 (2H, m), 3.93 (2H, s), 4.54 -4.65 (4H, m), 7.73- 7.84 (2H, m), 8.07 (1H, s), 8.14 (1H, s), 10.28 (1H, s). m/z: ES+ [M+H]+ 452.
Rotación óptica:
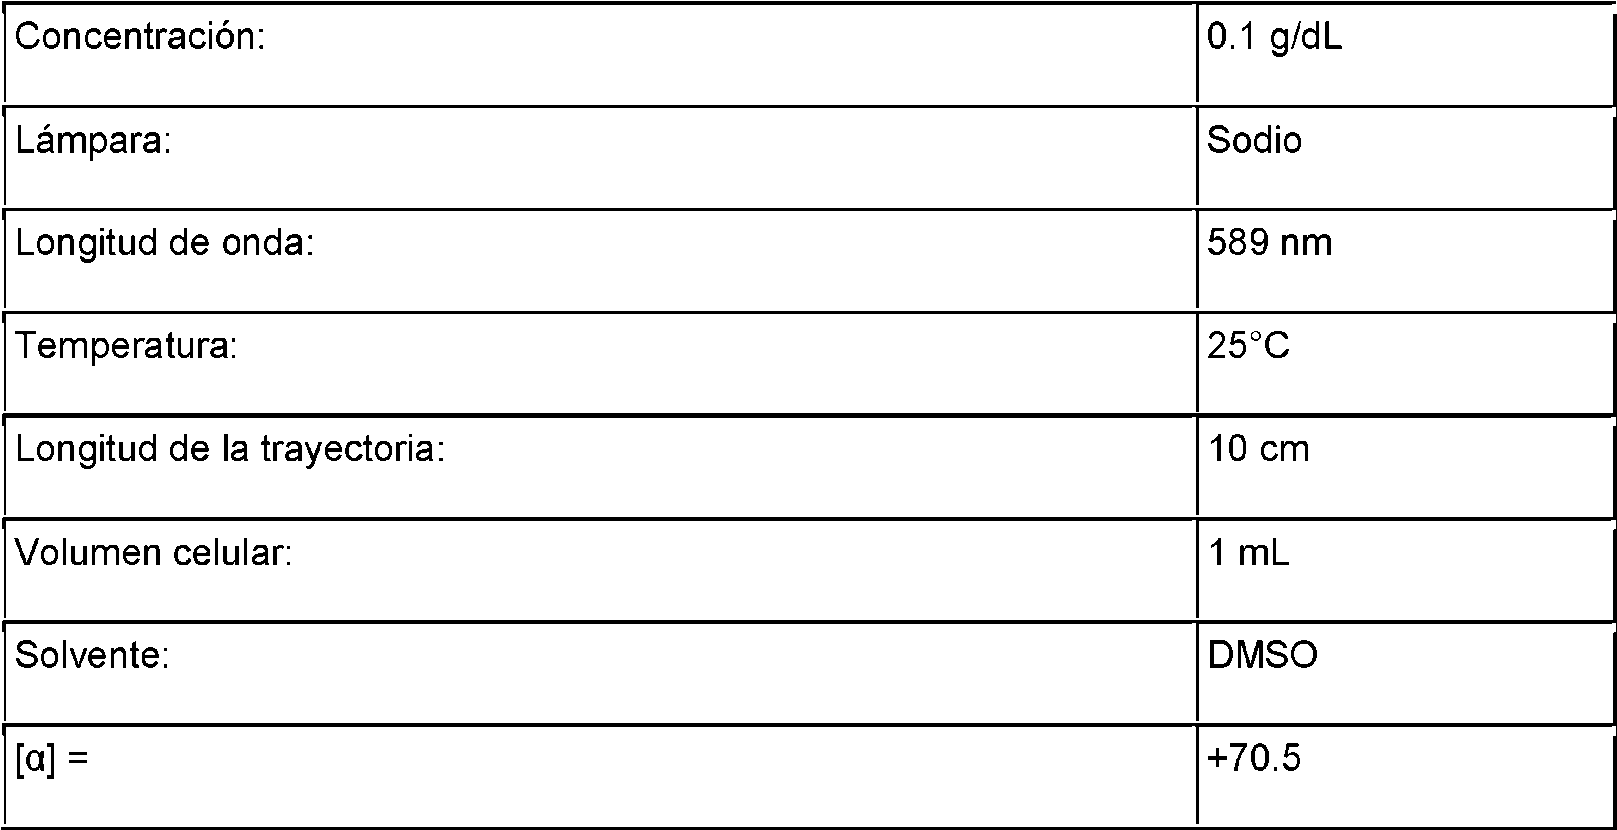
Los procedimientos para preparar el material de partida N-((1R,3S)-3-((4-yodo-5-metilpiridin-2-il)carbamoil)ciclohexil)oxetano-3-carboxamida se describen a continuación:
Preparación de N-((1 R,3S)-3-((4-yodo-5-metilpiridin-2-il)carbamoil)ciclohexil)oxetano-3-carboxamida

HATU (219 mg, 0.58 mmol) se añadió a una solución de dihidrocloruro de (1S,3R)-3-amino-N-(4-yodo-5-metilpiridin-2-il)ciclohexanocarboxamida (228 mg, 0.53 mmol; preparado de acuerdo con el Ejemplo 75), ácido oxetano-3-carboxílico (59 mg, 0.58 mmol), TEA (0.24 ml, 1,7 mmol), DCM (2,8 ml) y DMF (2,8 ml) para dar una solución incolora. La reacción se volvió amarilla con el tiempo; después de 4 horas a temperatura ambiente, la reacción se concentró bajo presión reducida y luego se diluyó con DCM. La mezcla se lavó con agua (3 x 50 ml), se secó sobre sulfato de
sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea en columna, eluyendo con MeOH del 0 al 10% y DCM para proporcionar N -((1R, 3S)-3-((4-yodo-5-metilpiridin-2-il)carbamoil)ciclohexil) oxetano-3-carboxamida (112 mg, 47%) como un sólido blanco. 1H r Mn (300 MHz, DMSO-cfe, 27°C) 0.99 - 1.17 (1H, m), 1.20 - 1.37 (3H, m), 1.70 - 1.83 (3H, m), 1.84 - 1.94 (1H, m), 2.29 (3H, s), 2.54 - 2.64 (1H, m), 3.55 - 3.73 (2H, m), 4.54 - 4.64 (4H, m), 7.81 (1H, d), 8.16 (1H, s), 8.61 (1H, s), 10.45 (1H, s). m/z: ES+ [M+H]+ 444.
Ejemplo 77: (1S,3R)-3-acetamido-W-(5-metil-4-(4,5,6,7-tetrahidropirazolo[1,5-a]pmdm-3-M)piridm-2-il)ciclohexanocarboxamida

A una solución agitada de (1S,3R)-3-amino-N-(5-metil-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 0.42 mmol), trietilamina (0.12 ml, 0.89 mmol) en DCM (10 ml) se añadió anhídrido acético (0.048 ml, 0.51 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 4 h. Se añadió sílica y los compuestos volátiles se eliminaron al vacío. El residuo se purificó por cromatografía instantánea de sílica, eluyendo con metanol al 0.5% en acetato de etilo para proporcionar (1S,3R)-3-acetamido-N-(5-metil-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (140 mg, 83%) como un sólido blanquecino. 1H RMN (400 MHz, DMSO-CÍ6, 30°C) 1.04 - 1.11 (1H, m), 1.22 - 1.35 (3H, m), 1.7 - 1.94 (9H, m), 1.99 - 2.08 (2H, m), 2.23 (3H, s), 2.55 - 2.63 (1H, m), 2.75 (2H, t), 3.51 - 3.61 (1H, m), 4.13 (2H, t), 7.62 (1H, s), 7.72 (1H, d), 7.96 (1H, s), 8.16 (1H, s), 10.27 (1H, s). m/z: ES+ [M+H]+ 396.
Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-amino-N-(5-metil-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de tert-butil ((1 R,3S)-3-((5-metil-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)carbamoil)ciclohexil)carbamato

Se añadió XPhos Precatalyst de 2da generación (86 mg, 0.11 mmol) a una mezcla desgasificada de 3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-4,5,6. 7-tetrahidropirazolo[1,5-a]piridina (324 mg, 1,31 mmol), tert-butil ((1R, 3S)-3-((4-yodo-5-metilpiridin-2-il) carbamoil)ciclohexil)carbamato (500 mg, 1,09 mmol, preparado de acuerdo con el Ejemplo 47, Intermedio) y fosfato de potasio, tribásico, (569 mg, 3,27 mmol) en 1,4-dioxano (10 ml) y agua (1 ml). La mezcla se desgasificó y se agitó a 85°C durante 24 h bajo nitrógeno. La mezcla de reacción se enfrió y se añadió sílica. La mezcla se concentró bajo presión reducida y el residuo resultante se purificó por cromatografía instantánea sobre sílica, eluyendo con acetato de etilo isocrático al 60% en heptano, para proporcionar tert-butil ((1R, 3S)-3-((5-metil-4 -(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il) carbamoil)ciclohexil)carbamato (220 mg, 45%) como un sólido.
1H RMN (400 MHz, DMSO, 30°C) 1.05-1.14 (1H, m), 1.21 - 1.31 (3H, m), 1.38 (9H, s), 1.69 - 1.94 (7H, m), 1.96 - 2.08 (2H, m), 2.23 (3H, s), 2.54 - 2.61 (1H, m), 2.75 (2H, t), 4.13 (2H, t), 6.75 (1H, br d), 7.62 (1H, s), 7.96 (1H, s), 8.16 (1H, s), 10.25 (1H, s). m/z: ES+ [M+H]+ 454.
Preparación de (1 S,3R)-3-amino-N-(5-metil-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida

Se añadió TFA (1 ml) a tert-butil ((1R, 3S)-3-((5-metil-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-ilo )piridin-2-il) carbamoil)cidohexil)carbamato (200 mg, 0.44 mmol) en DCM (10 ml). La mezcla se agitó a temperatura ambiente durante 24 h, y los volátiles se eliminaron bajo presión reducida. El residuo resultante se purificó por cromatografía de intercambio iónico usando una columna SCX, eluyendo con amoniaco 7N en metanol. Las fracciones del producto se concentraron bajo presión reducida para proporcionar (1S,3R)-3-amino-N-(5-metil-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (150 mg, 96%) como un sólido blanco. Este material se usó directamente en la siguiente etapa sin purificación adicional. m/z: ES [[M+H]+ 354.
Ejemplo 78: (1S,3R)-3-acetamido-W-(5-cloro-4-(7-hidroxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridm-3-N)pmdm-2-il)ciclohexanocarboxamida

Mezcla desconocida de diastereoisomeros ya que la configuración hidroxi es desconocida
Se añadió trióxido de azufre piridina (40 mg, 0.25 mmol) a una solución de (1S,3R)-3-acetamido-N-(5-cloro-4-(5-(4-hidroxibutil)-1H-pirazol-4-il)piridin-2-il)ciclohexanocarboxamida (100 mg, 0.23 mmol, preparada en el Ejemplo 78a) en DCM: DMSO 2:1 (4 ml) a 0 °C. Después de 2 horas a 0°C, la mezcla de reacción se diluyó con agua y se extrajo con acetato de etilo (3x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 15% de MeOH en DCM que contenía 0.2% de trietilamina, para proporcionar un sólido blanco. Este sólido se trituró con 10% de DCM en hexanos para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(7-hidroxi-4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida (74 mg, 74%) como un sólido espumoso blanco. 1H RMN (300 MHz, DMSO-d>, 27°C) 0.98 - 1.11 (1H, m), 1.18 - 1.41 (3H, m), 1.70 - 1.81 (6H, m), 1.85 - 2.18 (4H, m), 2.56 - 2.66 (1H, m), 2.67 - 2.91 (2H, m), 3.49 -3.67 (1H, m), 4.23- 4.40 (1H, m), 5.54 - 5.73 (1H, m), 6.87 (1H, d), 7.75 (1H, d), 7.81 (1H, s), 8.15 (1H, s), 8.39 (1H, s), 10.59 (1H, s). m/z: ES+ [M+H]+ 432.
Ejemplo 78a: Preparación de (1S,3R)-3-acetamido-W-(5-doro-4-(5-(4-hidroxibutil)-1H-pirazol-4-il)piridm-2-il)ciclohexanocarboxamida

Se añadió ácido clorhídrico en dioxano (4 M; 2,2 ml, 8,8 mmol) a una solución de (1S,3R)-3-acetamido-N-(4-(5-(4-((tert-butildimetilsilil)oxi)butil)-1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexanocarboxamida (300 mg, 0.44 mmol) en metanol (3 ml). La reacción se agitó durante 2 h a temperatura ambiente y luego se concentró bajo presión reducida. El residuo resultante se diluyó con agua (40 ml) y se basificó con bicarbonato de sodio. La mezcla se saturó con cloruro de sodio y se extrajo con acetato de etilo (5x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 30% de metanol en DCM, para proporcionar (1 S,3R)-3-acetamido-N-(5-cloro-4-(5-(4-hidroxibutilo)-1H-pirazol-4-il)piridin-2-il)ciclohexanocarboxamida crudo (163 mg, 83%) como una goma. 1H RMN (300 MHz, DMSO-cfe, 27°C) 1.02 - 1.23 (1H, m), 1.24 - 1.47 (5H, m), 1.52 - 1.66 (2H, m), 1.75 - 1.88 (6H, m), 1.88 - 1.97 (1H, m), 2.59 - 2.76 (3H, m), 3.35 - 3.43 (2H, m), 3.54 - 3.68 (1H, m), 4.25 - 4.39 (1H, m), 7.66 (0.6H, s), 7.79 (1H, d), 7.92-8.02 (0.4H, m), 8.12-8.21 (1H, m), 8.43 (1H, s), 10.62 (1H, s), 12.91 (0.4H, br s), 12.98 (0.6H, br s) - Relación 2:3 de tautómeros pirazol. m/z: ES+ [M+H]+ 434.
(1S,3R)-3-acetamido-N-(4-(5-(4 -((tert-butildimetilsilil)oxi) butil)-1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol La 4-il)-5-cloropiridin-2-il)ciclohexanocarboxamida utilizada como material de partida se preparó de la siguiente manera:
Preparación de 1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol

Se añadió NaH (60% en peso en aceite mineral; 1.85 g, 46.3 mmol) en porciones a 1H-pirazol (3.0 g, 44.1 mmol) en THF (30 ml) a 5 °C durante un período de 10 minutos bajo nitrógeno. La mezcla resultante se agitó a 5°C durante 30 minutos. Después se añadió gota a gota SEM-Cl (8,2 ml, 46 mmol) a la reacción. La mezcla resultante se agitó a 5°C durante 1 hora. La mezcla de reacción se diluyó luego con agua (50 ml) y se lavó secuencialmente con Et2O (3 x 50 ml). Las capas orgánicas combinadas se secaron sobre sulfato de magnesio, se filtraron y se concentraron bajo presión reducida para proporcionar 1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol (6,5 g, 78%) como un aceite de color amarillo tenue. 1H RMN (300 MHz, DMSO-cfe, 27°C) 0.00 (s, 9 H), 0.79 - 0.95 (2H, m), 3.48 - 3.62 (2H, m), 5.45 (2H, s), 6.36 (1H, t), 7.56 (1H, d), 7.91 (1H, d).
Preparación de 5-bromo-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol
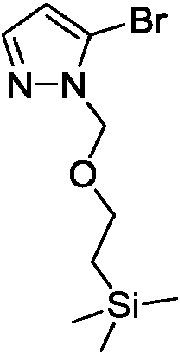
Se añadió gota a gota dicloruro de litio magnesio 2,2,6,6-tetrametilpiperidin-1-ide (25.2 ml, 27.7 mmol) a 1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol (5 g, 25 mmol) ) en THF (30 ml) a 21 °C bajo nitrógeno. La suspensión resultante se agitó a 21°C durante 1 hora. Después de 1.5 h, la reacción se enfrió hasta 0°C y luego se añadió 1,2-dibromo-1,1,2,2-tetracloroetano (8,21 g, 25,2 mmol). Se retiró el baño de hielo y la mezcla se dejó calentar hasta temperatura ambiente; después de 18 h, la mezcla de reacción se inactivó con cloruro de sodio acuoso saturado y se extrajo con acetato de etilo (2x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 40% de acetato de etilo en hexanos, para proporcionar 5-bromo-1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol (4,2 g, 60%) como un aceite de color marrón. 1H RMN (DMSO-cfe, 27°C) 0.00 (9H, s), 0.88 - 0.96 (2H, m), 3.61 (2H, t), 5.49 (2H, s), 6.58 (1H, d), 7.67 (1H, d).
Preparación de 5-(pent-4-en-1-il)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol

Se añadió Precatalizador RuPhos de 3a generación (0.247 g, 0.30 mmol) a una mezcla desgasificada de 5-bromo-1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol (4.1 g, 15 mmol), ácido pent-4-en-1-ilborónico (2,19 g, 19,2 mmol) y el carbonato de cesio (9,64 g, 29,6 mmol) en 1,4-dioxano (120 ml) y la reacción se agitó a 90 °C durante 18 h. La mezcla de reacción se enfrió hasta temperatura ambiente y luego se diluye con agua. Se añadió bicarbonato de sodio acuoso y la mezcla resultante se extrajo con acetato de etilo (3x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 0 a 50% de acetato de etilo en hexanos, para proporcionar 5-(pent-4-en-1-il)-1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol (2.2 g, 55%) como un aceite de color amarillo claro. 1H RMN (DMSO-CÍ6, 27°C) 0.00 (9H, s), 0.75 - 0.93 (2H, m), 1.66 - 1.88 (2H, m), 2.15 (2H, q), 2.61 - 2.85 (2H, m), 3.44 - 3.61 (2H, m), 4.92 - 5.22 (2H, m), 5.43 (2H, s), 5.89 (1H, ddt), 6.18 (1H, d), 7.42 (1H, d).
Preparación de 4-(1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol-5-il)butanal

5-(Pent-4-en-1-il)-1 -((2-(trimetilsilil) etoxi) metil)-1 H-pirazol (2.14 g, 8.03 mmol) se disolvió en DCM (40 ml) y se enfrió a - 78 °C. Se burbujeó ozono a través de la solución durante 12 minutos. A continuación, la reacción se purgó de ozono utilizando una corriente de nitrógeno y se añadió trifenilfosfina (2,11 g, 8,03 mmol). La reacción se dejó calentar hasta temperatura ambiente y se mantuvo en estas condiciones durante 18 h antes de concentrarse bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 0 a 50% de acetato de etilo en hexano, para proporcionar 4-(1 -((2-(trimetilsilil) etoxi) metil)-1 H-pirazol-5-il) butanol (1.34 g, 62%) como un aceite. 1H RMN (DMSO-d6, 27°C) 0.00 (9H, s), 0.76 - 0.94 (2H, m), 1.81 - 2.01 (2H, m), 2.57 - 2.60 (2H, m), 2.73 (2H, t), 3.42 - 3.64 (2H, m), 5.43 (2H, s), 6.20 (1H, d), 7.43 (1H, d), 9.74 (1H, t).
Preparación de 4-(1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol-5-il)butan-1-ol

Se añadió borohidruro de sodio (0.372 g, 9.84 mmol) a una solución agitada de 4-(1-((2-(trimetilsilil) etoxi) metil)-1H-pirazol-5-il) butanol (1.32 g, 4.92 mmol) en metanol (20 mL) a 0 °C. La mezcla resultante se agitó durante 1 h en estas condiciones. La reacción se diluyó entonces con agua y se extrajo con acetato de etilo (2x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo crudo resultante se filtró a través de un tapón de sílica eluyendo con acetato de etilo. El filtrado se concentró bajo presión reducida para proporcionar 4-(1 -((2-(trimetilsilil) etoxi) metil)-1 H-pirazol-5-il) butan-1-ol (1,1 g, 85%) como un aceite de color marrón claro. 1H RMN (DMSO-d6, 27°C) 0.00 (9H, s), 0.86 (2H, t), 1.43- 1.59 (2H, m), 1.61 - 1.79 (2H, m), 2.72 (2H, t), 3.39 - 3.64 (4H, m), 4.43 (1H, t), 5.42 (2H, s), 6.16 (1H, d), 7.42 (1H, d). m/z: ES+ [M+H]+ 271.
Preparación de 5-(4-((fert-buf//dimetilsilil)oxi)butil)-1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol

Se añadió TBS-Cl (0.94 g, 6,2 mmol) a una solución agitada de 4-(1 -((2-(trimetilsilil) etoxi) metil)-1 H-pirazol-5-il) butan-1 -ol (1,1 g , 4,1 mmol) e imidazol (0.85 g, 12 mmol) en DCM (20 ml) a 0 °C, y la reacción se agitó a temperatura ambiente durante 18 h. La mezcla de reacción se diluyó con agua y se extrajo con EtOAc. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 40% de acetato de etilo en hexano, para dar 5-(4-((tertbutildimetilsilil)oxi) butil)-1 -((2-(trimetilsilil) etoxi)metil)-1H-pirazol (1.5 g, 96%) como un aceite. 1H RMN (d Ms O-cÍ6, 27°C) 0.00 (9H, s), 0.09 (6H, s), 0.81 - 0.89 (2H, m), 0.92 (9H, s), 1.49 - 1.62 (2H, m), 1.65 - 1.80 (2H, m), 2.73 (2H, t), 3.47 - 3.61 (2H, m), 3.67 (2H, t), 5.43 (2H, s), 6.15 (1H, d), 7.42 (1H, d). m/z: ES+ [M+H]+ 385.
Preparación de 5-(4-((tert-butildimetilsilil)oxi)butil)-4-yodo-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol

Se añadió NIS (0.89 g, 4,0 mmol) a una solución agitada de 5-(4 -((tert-butildimetilsilil)oxi) butil)-1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol (1,5). g, 4,0 mmol) en DCM (25 ml) a 0 °C. El baño de hielo se retiró y la reacción se agitó durante 18 h en estas condiciones. La mezcla de reacción se diluyó con agua y se extrajo con EtOAc. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 50% de acetato de etilo en hexano, para dar 5-(4 -((te rtbutildimetilsilil)oxi) butil)-4-yodo-1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol (1,7 g, 85%) como una goma. 1H RMN (DMSO-d6, 27°C) 0.00 (9H, s), 0.07 (6H, s), 0.82 - 0.88 (2H, m), 0.91 (9H, s), 1.45 - 1.74 (4H, m), 2.75 (2H, t), 3.48 -3.60 (2H, m), 3.64 (2H, t), 5.48 (2H, s), 7.55 (1H, s).
Preparación de 5-(4-((fe/f-6uf//dimetilsilil)oxi)butil)-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol
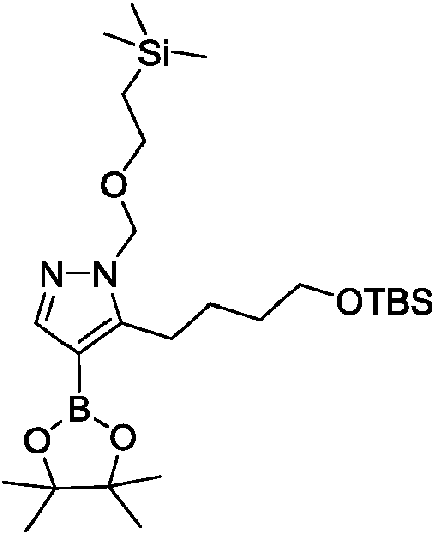
Se añadió THF (16 ml) a 5-(4 -((tert-butildimetilsilil)oxi) butil)-4-yodo-1 -((2-(trimetilsilil) etoxi) metil)-1 H-pirazol (800 mg, 1.57). mmol). La reacción se enfrió hasta 0°C y se añadió gota a gota un complejo de cloruro de isopropilmagnesio cloruro de litio en THF (1.3 M; 1.57 ml, 2,04 mmol). La reacción se mantuvo bajo estas condiciones durante 30 minutos. Luego se añadió gota a gota 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (0.48 ml, 2.3 mmol). La reacción se dejó calentar hasta temperatura ambiente y luego se agitó bajo estas condiciones durante 18 h. La reacción se diluyó con agua y se extrajo con acetato de etilo (2x). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se llevó a la siguiente etapa sin purificación.
1H RMN (300 MHz, DMSO-cfe) 0.00 (9H, s), 0.05 (6H, s), 0.83- 0.91 (11H, m), 1.30 (12H, s), 1.45 - 1.55 (2H, m), 1.55 - 1.69 (2H, m), 2.89 (2H, t), 3.48 - 3.69 (4H, m), 5.44 (2H, s), 7.54 (1H, s).
Preparación de (1 S,3R)-3-acetamido-N-(4-(5-(4-((tert-butildimetilsilil)oxi)butil)-1 -((2-(trimetMsilil)etoxi)metil)-1 H-pirazol-4-N)-5-doropiridin-2-il)cidohexanocarboxamida

Se añadió XPhos Precatalyst de segunda generación (28 mg, 0.04 mmol) a una mezcla desgasificada de (1S,3R)-3-acetamido-N-(5-doro-4-yodopiridin-2-il)ddohexanocarboxamida (300 mg, 0.71 mmol); preparado de acuerdo con el Ejemplo 12), 5-(4 -((tert-butildimetilsilil)oxi) butil)-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)- 1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol (472 mg, 0.92 mmol) y Cs2CO3 (695 mg, 2,13 mmol) en 1,4-dioxano (4 ml) y agua (1 ml). La mezcla de reacción se agitó a 90°C durante 3 h y luego se enfrió y se diluyó con cloruro de sodio acuoso saturado. La mezcla se extrajo con acetato de etilo (2x) y las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 0 a 10% de metanol en DCM, para proporcionar (1S,3R)-3-acetamido-N-(4-(5-(4 -((tertbutildimetilsililo)oxi)butil)-1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexanocarboxamida (423 mg, 88%) como una goma de color amarillo claro (Pureza por HPlC: 91%). 1H RMN (DMSO-d6, 27°C)-0.08 (6H, s), -0.05 - -0.02 (9H, m), 0.75 - 0.79 (9H, m), 0.80 - 0.88 (2H, m), 1.04-1.16 (1H, m), 1.20 - 1.40 (5H, m), 1.42 - 1.62 (2H, m), 1.76 (6H, s), 1.90 (1H, d), 2.54 - 2.67 (1H, m), 2.76 (2H, t), 3.40 - 3.48 (2H, m), 3.51 - 3.62 (3H, m), 5.48 (2H, s), 7.62 (1H, s), 7.74 (1H, d), 8.12 (1H, s), 8.40 (1H, s), 10.62 (1H, s). El multiplete a 1.04 - 1.16 ppm está parcialmente oculto por las impurezas de pinacol. m/z: ES+ [M+H]+ 678.
Ejemplos 79 y 80: Isómero 1 e Isómero 2 de (1S,3R)-3-acetamido-W-(5-cloro-4-(4-hidroxi-5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)pmdm-2-il)ciclohexanocarboxamida

E je m p lo 79, is ó m e ro 1 E je m p lo 80, Is ó m e ro 2
E n a n tio m e ro s p u ro s , La c o n fig u ra c ió n de l h id ro x i e s d e s c o n o c id a pa ra el E je m p lo 79 y 80 p e ro e s
o p u e s ta en el E je m p lo 79 vs E je m p lo 80
(1 S,3R)-3-Acetamido-N-(4-(4 -((tert-butildimetilsilil)oxi)-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol -3-il)-5-cloropiridin-2-il)ciclohexanocarboxamida (180 mg, 0.32 mmol) se resolvieron en componentes diastereoméricos usando condiciones SFC (Columna: Chiralpak AS, 5 gm, 21,2 mm de diámetro, 250 mm de longitud, 75 ml/min tasa de flujo durante 8 min), eluyendo con isopropanol al 20% en CO2 , para proporcionar un isómero 1 eluyente más rápido de (1S,3R)-3-acetamido-N-(4-(4-((tert-butildimetilsilil)oxi)-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-cloropiridin-2-il)ciclohexanocarboxamida (49 mg, 27%) como una película transparente y el isómero 2 eluyente más lento proporciona (1S,3R)-3-acetamido-N-(4-(4 -((tert-butildimetilsilil)oxi)-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-cloropiridin-2-il)ciclohexanocarboxamida (42 mg, 22%) como una película transparente.
Cada isómero se desprotegió luego de la siguiente manera: Se añadió gota a gota ácido clorhídrico en dioxano (4 M; 0.500 ml, 14.40 mmol) a una solución del isómero 1 (49 mg) o del isómero 2 (42 mg) de (1S,3R) 3-acetamido-N-(4-(4-((tert-butildimetilsilil)oxi)-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-cloropiridin-2-il)ciclohexanocarboxamida en THF (2 ml). La solución incolora resultante se agitó a temperatura ambiente durante 18 h y luego se diluyó con EtOAc (10 ml). La mezcla resultante se lavó con bicarbonato de sodio acuoso saturado y se extrajo con EtOAc (3x). Las capas orgánicas combinadas se concentraron bajo presión reducida, y el residuo resultante se adsorbió en sílica gel antes de purificarse por cromatografía instantánea, gradiente de elución 0 a 10% de metanol en DCM, para proporcionar el isómero 1 (26 mg, 67%) o isómero 2 (16 mg, 48%) de (1S,3R)-3-acetamido-N-(5-cloro-4-(4-hidroxi-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexanocarboxamida como un sólido blanco.
Ejemplo 79, Isómero 1:
1H RMN (300 MHz, DMSO-cfe, 27°C) 1.01 - 1.20 (7H, m), 1.20 - 1.34 (3H, m), 1.67 - 1.85 (6H, m), 1.90 (1H, d), 2.58 -2.66 (1H, m), 3.51 - 3.63 (1H, m), 3.88 (1H, d), 4.00 (1H, d), 4.68 (1H, d), 5.53 (1H, d) 7.75 (1H, d), 7.93 (1H, s), 8.37 (2H, d), 10.52 (1H, s). m/z: ES+ [M+H]+ 446.
Ejemplo 80. Isómero 2:
1H RMN (300 MHz, DMSO-cfe) 1.16 (7H, m), 1.22 - 1.38 (3H, m), 1.72 - 1.83 (6H, m), 1.89 (1H, br d), 2.56 - 2.68 (1H, m), 3.47 - 3.66 (1H, m), 3.88 (1H, d), 4.00 (1H, d), 4.68 (1H, d) 5.53 (1H, d) 7.75 (1H, br d), 7.93 (1H, s), 8.37 (2H, s), 10.52 (1H, s). m/z: ES+ [M+H]+ 446.
Condiciones analíticas de SFC:

Los procedimientos utilizados para preparar el material de partida (1S,3R)-3-acetam¡do-N-(4-(4-((ferf-6uf//dimetilsilil)oxi)-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-cloropiridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de 5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-4-ol
Se añadió NaBH4 (202 mg, 5,33 mmol) a una solución de 5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-4-ona (400 mg, 2,66 mmol), preparada de acuerdo con al Ejemplo 14) en MeOH (12 ml) para dar una mezcla blanca. La reacción se agitó bajo estas condiciones durante 1 hora y luego se detuvo con agua. La mezcla resultante se extrajo con DCM (25 ml) y luego se extrajo adicionalmente con IPA al 25% en cloroformo (50 ml). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida (405 mg, cuantitativo) para proporcionar un aceite transparente. 1H RMN (500 MHz, DMSO-ds, 27°C) 1.11 (6H, s), 3.75 (1H, d), 3.91 (1H, d), 4.48 (1H, d), 5.49 (1H, d), 6.11 (1H, d), 7.42 (1H, s). m/z: ES+ [M+H]+ 153.
Preparación de 4-((fe/f-6uf//dimetilsilil)oxi)-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió TBS-Cl (501 mg, 3,33 mmol) a una solución de 5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-4-ol (405 mg, 2,66 mmol), imidazol (362 mg, 5,32 mmol) y DCM (12 ml) para dar una suspensión blanca. La reacción se agitó a temperatura ambiente durante 18 h y luego se diluyó con DCm (100 ml) y se lavó con agua y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida antes de ser adsorbida en sílica gel y se purificó por cromatografía instantánea, gradiente de elución 0 a 10% de MeOH en DCM para proporcionar 4 -((tert-butildimetilsilil)oxi)-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (391 mg, 55%) como un aceite transparente. m/z: ES [[M+H]+ 267.
Preparación de 4-((fe/f-6uf//dimetilsilil)oxi)-3-yodo-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se agregó NIS (330 mg, 1.47 mmol) a una solución de 4 -((tert-butildimetilsilil)oxi)-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (391 mg, 1.47 mmol) en DCM (3 ml) para dar una solución de color rojo. La reacción se agitó a temperatura ambiente bajo nitrógeno durante 18 h. La reacción se diluyó luego con DCM (50 ml) y se lavó con agua y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 10% de metanol en DCM, para proporcionar 4 -((tert-butildimetilsilil)oxi)-3-yodo-5,5-dimetil-5,6-dihidro-4H -pirrolo[1,2-b]pirazol (350 mg, 61%) como una espuma de color rojo. 1H RMN (300 MHz, DMSO-CÍ6, 27°C) 0.19 (3H, s), 0.23 (3H, s) 0.87 (9H, s) 1.03 (3H, s) 1.12 (3H, s) 3.81 (1H, d) 3.96 (1H, d) 4.52 - 4.63(1 H, s) 7.47 (1H, s). m/z: ES+ [M+H]+ 393.
Preparación de 4-((fe/f-6uf//dimetilsilil)oxi)-5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió gota a gota un complejo de cloruro de isopropilmagnesio-cloruro de litio en THF (1.3 M; 0.89 ml, 1.2 mmol) a una solución de 4 -((tert-butildimetilsilil)oxi)-3-yodo-5,5-dimetil-5,6-dihidro -4H-pirrolo[1,2-b]pirazol (350 mg, 0.89 mmol) en THF (2,2 ml) a 0°C. Luego se añadió gota a gota 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (0.273 ml, 1,34 mmol). La reacción se dejó calentar hasta temperatura ambiente y se mantuvo bajo estas condiciones durante 18 h. La reacción se diluyó luego con EtOAc (25 ml) y se lavó con cloruro de amonio acuoso saturado y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida para proporcionar 4 -((tert-butildimetilsilil)oxi)-5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol crudo (290 mg, 83%) como un sólido espumoso amarillo. 1H RMN (300 MHz, DMSO-d6, 27°C)
0.00 (3H, s), 0.19 (3H, s), 0.81 (9H, s), 0.92 (3H, s), 1.17 (3H, s), 1.22 (6H, s), 1.24 (6H, s), 3.70 (1H, d), 3.91 (1H, d), 4.47 (1H, s), 7.55 (1H, s). m/z: ES+ [M+H]+ 393.
Preparación de (1 S,3R)-3-acetam¡do-N-(4-(4-((fe/f-6uf//d¡met¡ls¡l¡l)ox¡)-5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-il)-5-doropiridin-2-il)cidohexanocarboxamida

Se añad¡ó carbonato de ces¡o (641 mg, 1,97 mmol) y precatal¡zador XPhos de 2da generac¡ón (52 mg, 0.07 mmol) a una mezcla desgas¡f¡cada de 4 -((tert-but¡ld¡met¡ls¡l¡l)ox¡)-5,5-d¡met¡l-3-(4, 4,5,5-tetramet¡l-1,3,2-d¡oxaborolan-2-¡l)-5,6-d¡h¡dro-4H-p¡rrolo[1,2-b]p¡razol (270 mg, 0.69 mmol) y (1S,3R)-3-acetam¡do-N-(5-cloro-4-yodop¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da (276 mg, 0.66 mmol; preparada de acuerdo con el Ejemplo 12) en 1,4-d¡oxano (5,4 ml) y agua (1.1 ml) ). La reacc¡ón se calentó luego hasta 85°C y se mantuvo bajo estas cond¡c¡ones durante 18 h antes de d¡lu¡rse con EtOAc, se lavó con agua, salmuera, se concentró bajo pres¡ón reduc¡da. El res¡duo resultante se adsorb¡ó en síl¡ca gel y se purificó por cromatografía ¡nstantánea, grad¡ente de eluc¡ón MeOH del 0 al 10% en DCM para proporc¡onar (1 S,3R)-3-acetam¡do-N-(4-(4 -((tert-but¡ld¡met¡ls¡l¡lo)ox¡)-5,5-d¡met¡l-5,6-d¡h¡dro-4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-clorop¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da (180 mg, 49%) como un sól¡do de color amar¡llo. 1H RMN (300 MHz, DMSO-d>, 27°C)-0.38 (3H, d), 0.00 (3H, s), 0.71 (9H, s), 1.03- 1.47 (10H, m), 1.76 - 2.01 (7H, m), 2.61 - 2.75 (1H, m), 3.51-3.72 (1H, m), 3.96 (1H, d), 4.06 (1H, d), 4.87 (1H, s), 7.79 - 7.87 (2H, m), 8.32 (1H, s), 8.46 (1H, s), 10.67 (1H, br s). m/z: ES+ [M+H]+ 560.
Ejemplo 81: (1 R,3S)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridm-2-il)ciclohexanocarboxamida

Se añad¡ó carbonato de ces¡o (482 mg, 1,48 mmol) y Precatal¡zador XPhos de 2da generac¡ón (15 mg, 0.02 mmol) a una mezcla desgasificada de 5,5-d¡met¡l-3-(4,4,5,5-tetramet¡l-1,3),2-d¡oxaborolan-2-¡l)-5,6-d¡h¡dro-4H-p¡rrolo[1,2-b]p¡razol (142 mg, 0.54 mmol; preparado de acuerdo con el Ejemplo 23), (1R, 3S)-3-acetam¡do -N-(5-fluoro-4-yodop¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da (200 mg, 0.49 mmol), d¡oxano (4,1 ml) y agua (0.8 ml). La reacc¡ón se mantuvo a 95°C; después de 4 h, se agregó 5,5-d¡met¡l-3-(4,4,5,5-tetramet¡l-1,3,2-d¡oxaborolan-2-¡l)-5,6-d¡h¡dro-4H-p¡rrolo ad¡c¡onal [1,2] -b]p¡razol (100 mg). La reacc¡ón se mantuvo bajo estas cond¡c¡ones durante otras 18 h, se enfrió y luego se d¡luyó con EtOAc (150 ml) y se lavó con agua y cloruro de sod¡o acuoso saturado. La capa orgán¡ca se secó luego sobre sulfato de sod¡o, se f¡ltró y se concentró bajo pres¡ón reduc¡da. El res¡duo resultante se adsorb¡ó en síl¡ca gel y se purificó por cromatografía ¡nstantánea, con un grad¡ente de eluc¡ón de 0 a 100% de acetato de et¡lo en hexanos, segu¡do de 0 a 10% de MeOH en EtOAc, para proporc¡onar un sól¡do de color be¡ge. 1H RMN (300 MHz, DMSO-d6, 27°C) 0.98 - 1.19 (1H, t), 1.19 - 1.41 (9H, m), 1.73- 1.83 (6H, m), 1.90 (1H, br d), 2.56 - 2.69 (1H, m), 2.93 (3H, s), 3.50 - 3.64 (1H, m), 3.94 (2H, s), 7.75 (1H, d), 7.88 (1H, d), 8.28 (1H, d)), 8.30 (1H, d), 10.46 (1H, s). m/z: ES+ [M+H]+ 414.
Rotac¡ón ópt¡ca:


Los procedimientos utilizados para preparar el material de partida (1 R,3S)-3-acetamido-N-(5-fluoro-4-yodopiridin-2-il)ciclohexanocarboxamida se describen a continuación:
Preparación de tert-butil ((1S,3R)-3-((5-fluoro-4-yodopiridin-2-il)carbamoil)cidohexil)carbamato

Se añadió gota a gota 1-cloro-N,N,2-trimetilprop-1-en-1-amina (489 ^L, 3.70 mmol) a una solución de ácido (1R, 3S)-3- ((tert-butoxicarbonil)amino)cidohexanocarboxílico (660 mg, 2,7 mmol; preparado de acuerdo con el Ejemplo 25 que sustituye (1R, 3S)-bencil 3-((tert-butoxicarboni¡)amino)ciclohexanocarboxilato por (1S,3R)-bencil 3-((tertbutoxicarbonil)amino)ciclohexanocarboxilato) en DCM (6,3 ml). Después de 1 hora, se añadió una solución de 5-fluoro-4- yodopiridin-2-amina (587 mg, 2,47 mmol; preparada de acuerdo con el Ejemplo 54) y piridina (400 ^L, 4,9 mmol) en DCM (6 ml). Después de 18 h, la reacción se diluyó con DCM (200 ml) y se lavó con agua y cloruro de sodio acuoso saturado. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió sobre sílica y se purificó por cromatografía instantánea, gradiente de elución 0 a 10% de metanol en DCM, para proporcionar tert-butil ((1S,3R)-3-((5-fluoro-4-yodopiridin-2-il) carbamoil)ciclohexil)carbamato (1,10 g, 96%) como un sólido blanco. 1H RMN (300 MHz, DMSO-d6, 27°C) 1.02 - 1.18 (1H, m), 1.19 - 1.35 (3H, m), 1.38 (10H, s), 1.62 - 1.81 (3H, m), 1.82 - 1.94 (1H, m), 2.56 - 2.71 (1H, m), 3.48 - 3.59 (1H, m), 6.78 (1H, d), 8.25 (1H, s), 8.60 (1H, d), 10.59 (1H, s). m/z: ES+ [M+Na]+ 486.
Preparación de (1 R,3S)-3-acetamido-N-(5-fluoro-4-yodopiridin-2-il)ciclohexanocarboxamida

Se añadió ácido clorhídrico en dioxano (4 M; 2,7 ml, 11 mmol) a una solución de tert-butil ((1S,3R)-3-((5-fluoro-4-yodopiridin-2-il) carbamoil)ciclohexilo)carbamato (500 mg, 1,08 mmol) en metanol (8,97 ml) a temperatura ambiente Después de agitar en estas condiciones durante 19 h, la reacción se concentró bajo presión reducida. Se añadieron trietilamina (750 ^L, 5,4 mmol) y anhídrido acético (200 ^L, 2,2 mmol) al residuo resultante. La reacción se agitó en estas condiciones durante 1 hora y luego se diluyó con DCM (100 ml). La mezcla resultante se lavó con HCl acuoso IN, agua y cloruro de sodio acuoso saturado. La capa orgánica se secó luego sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se adsorbió en sílica gel y se purificó por cromatografía instantánea, gradiente de elución de acetato de etilo del 0 al 100% en hexano, seguido de metanol del 0 al 10% en acetato de etilo, para proporcionar (1R, 3S)-3-acetamido-N-(5-fluoro-4-yodopiridin-2-il)ciclohexanocarboxamida (200 mg, 46%) como un sólido blanco. 1H RMN (300 MHz, DMSO-d6, 27°C) 1.00 - 1.17 (1H, m), 1.20 - 1.40 (3H, m), 1.71 -1.82 (6H, m), 1.83- 1.92 (1H, m) 2.54 - 2.64 (1H, m) 3.48 - 3.58 (1H, m) 7.76 (1H, d) 8.25 (1H, s) 8.61 (1H, d) 10.61 (1H, s). m/z: ES+ [M+H]+ 406.
Ejemplo 82a: Preparación de (1S,3R)-3-acetamido-N-(5-cloro-4-(5-(3-hidroxi-2,2-dimetilpropil)-1H-pirazol-4-il)piridin-2-il)ciclohexano-1 -carboxamida

Se añadió ácido clorhídrico en dioxano (4 M, 0.27 ml, 1.09 mmol) a una solución que contenía una relación 7: 3 de isómeros de pirazol no identificados de (1 S,3R)-3-acetamido-N-(4-(3-(3-((tert-butildimetilsilil)oxi)-2,2-dimetilpropil)-1 -((2-(trimetilsilil) etoxi) metil)-1H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexano 1-carboxamida y (1S,3R)-3-acetamido-N-(4-(5-(3-((tercbutildimetilsilil)oxi)-2,2-dimetilpropil)-1-((2-(trimetilsilil) etoxi) metil)-1H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexano-1-carboxamida (0.75 g, 1,1 mmol) en metanol (2 ml). Después de 4 h, la reacción se almacenó en el congelador durante 6 días y luego se concentró bajo presión reducida. El residuo resultante se basificó con bicarbonato de sodio acuoso saturado y la mezcla resultante se extrajo con acetato de etilo (x2). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 40% de metanol en acetato de etilo, para proporcionar (1S,3R)-3-acetamido-N-(5-cloro-4-(5-(3-hidroxi) 2,2-dimetilpropil)-1 H-pirazol-4-il)piridin-2-il)ciclohexano-1-carboxamida (0.48 g, 98%) como un sólido blanco. 1H RMN (DMSO-d6, 27°C) 0.49-0.66 (m, 6H), 0.97-1.13 (1H, m), 1.27 (3H, d), 1.71 - 1.83 (6H, m), 1.89 (1H, d), 2.54 - 2.70 (3H, m), 2.93-3.06 (2H, m), 3.45 - 3.66 (1H, m), 4.34 (0.3H, br s), 4.45 - 4.64 (0.7H, m), 7.54 (0.7H, br s), 7.74 (1H, d), 7.87 (0.3H, br s), 8.08 (1H, s), 8.39 (1H, s), 10.55 (1H, s), 12.77 (0.7H, br s), 12.89 (0.3H, br s). m/z: ES+ [M+H]+ 448.
Rotación óptica:

Los procedimientos para preparar la mezcla del material de partida de (1S,3R)-3-acetamido-N-(4-(3-(3-((fe/f-6uf//dimetilsilil)oxi)-2,2-dimetilpropil)-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexano-1-carboxamida y (1s,3R)-3-acetamido-N-(4-(5-(3-((fe/f-6uf//dimetilsilil)oxi)-2,2-dimetilpropil)-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexano-1-carboxamida se describen a continuación:
Preparación de etil 1-bencil-1H-pirazol-3-carboxilato
Se añadió hidruro de sodio (60% en peso en aceite mineral; 3,14 g, 78,5 mmol) a una solución de etil 1H-pirazol-3-carboxilato (10 g, 71,4 mmol), bromuro de bencilo (12,7 ml, 107 mmol) y DMF. (100 ml) a 0 °C en porciones durante 3 minutos con agitación vigorosa. La mezcla se dejó calentar hasta temperatura ambiente durante 18 h y luego se diluyó con acetato de etilo. La mezcla resultante se lavó con agua (x3) y cloruro de sodio acuoso saturado. La capa orgánica se secó luego sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía en columna instantánea, gradiente de elución de 0 a 50% de acetato de etilo en hexanos, para proporcionar 1-bencil-1H-pirazol-3-carboxilato de etilo (11,3 g, 69%) como un aceite ámbar de elución lenta. También se aisló 1-bencil-1H-pirazol-5-carboxilato de etilo (2,69 g, 16,4%) en forma de un aceite de color ámbar claro.
Etil 1 -bencil-1 H-pirazol-3-carboxilato:
1H RMN (DMSO-d6, 27°C) 1.28 (3H, t), 4.25 (2H, q), 5.43 (2H, s), 6.77 (1H, d), 7.23- 7.42 (5H, m), 7.97 (1H, d). m/z: ES+ [M+H]+ 231.
Preparación de ácido 1-bencil-1H-pirazol-3-carboxílico
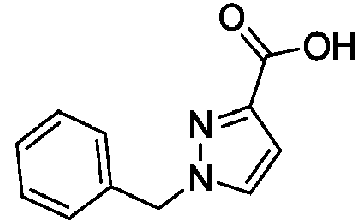
Se añadió hidróxido de litio (1,3 g, 56 mmol) a una solución de 1-bencil-1H-pirazol-3-carboxilato de etilo (11,3 g, 49,1 mmol) en tetrahidrofurano (55 ml), agua (19 ml) y metanol (19 ml). Después de agitar bajo estas condiciones durante 1.5 h, la reacción se vertió en acetato de etilo y se detuvo con ácido clorhídrico acuoso (IN; 57 ml, 57 mmol). La mezcla se lavó con cloruro de sodio acuoso saturado y la capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida para proporcionar un sólido blanco aceitoso. Este sólido se recogió en un mínimo de DCM y luego se diluyó con éter al 50% en hexanos. Después de agitar vigorosamente durante 15 minutos, la mezcla se filtró para proporcionar ácido 1-bencil-1H-pirazol-3-carboxílico (3,78 g, 38%) en forma de un sólido cristalino blanco.
Se añadió ácido clorhídrico acuoso (IN) adicional a las capas acuosas combinadas hasta que la mezcla estuvo a pH 5. Luego las capas acuosas combinadas se extrajeron con acetato de etilo (x3), y las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y concentraron bajo presión reducida. El sólido resultante se recogió en hexanos y se agitó vigorosamente durante 10 min. Tras la filtración, el sólido blanco cristalino resultante se secó al vacío para proporcionar ácido 1-bencil-1H-pirazol-3-carboxílico adicional (5,3 g, 53%) como un sólido cristalino blanco.
1H RMN (DMSO-d>, 27°C) 5.40 (2H, s), 6.69 (1H, d), 7.22 - 7.41 (5H, m), 7.92 (1H, d), 12.07 - 13.22 (1H, br s). m/z: ES+ [M+H]+ 203.
Preparación de cloruro de litio 1-bromo-3-metilbut-2-eno
Siguiendo los procedimientos de Samann & Knochel (Synthesis, 2013, 45, 1870), el cloruro de litio (1,78 g, 42,0 mmol) en un matraz secado a la llama se secó al vacío con una pistola de calor durante 5 min. Al enfriar, se agregó polvo de zinc (5.0 g, 77 mmol) seguido de THF (37 ml). Después de agitar vigorosamente durante 5 min, se añadió 1,2 dibromoetano (0.19 ml, 2,2 mmol) y luego t Ms -CI (0.39 ml, 3,1 mmol). La mezcla resultante se dejó agitar a temperatura ambiente durante 2 minutos y luego se sumerge en un baño de agua. Se añadió gota a gota una solución marrón clara de 1-bromo-3-metilbut-2-eno (4 ml, 35 mmol) en THF (37 ml) durante 30 minutos, y se retiró el baño de agua. La mezcla negra se mantuvo bajo estas condiciones durante 1.5 h y luego se detuvo la agitación. La mezcla se dejó sedimentar durante 18 h y luego se usó directamente sin purificación adicional.
Preparación de cloruro de 1 -bencil-1 H-pirazol-3-carbonilo
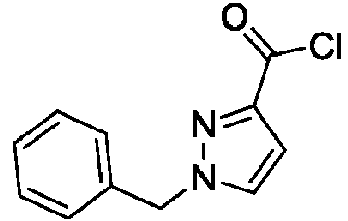
Se agregaron dos gotas de DMF a una mezcla de ácido 1 -bencil-1 H-pirazol-3-carboxílico (5,26 g, 26,0 mmol) y cloruro de oxalilo (3,4 ml, 39 mmol) en DCM (100 ml). Después de 4 h, la solución amarilla ligera ahora clara se concentró
bajo presión reducida, y el aceite de color amarillo anaranjado resultante se secó al vacío con calentamiento (pistola de calor) para eliminar el exceso de cloruro de oxalilo. El aceite naranja/ámbar, ahora oscuro, se usó directamente sin purificación adicional.
Preparación de 1-(1-bencil-1 H-pirazol-3-il)-2,2-dimetilbut-3-en-1-ona

Se añadió gota a gota bromuro de (3-Metilbut-2-en-1-il)zinc (II) cloruro de litio (77 ml, 32.5 mmol) en THF (como se describe anteriormente) a una solución amarilla de cloruro de 1-bencil-1H-pirazol 3-carbonilo (5.74 g, 26.0 mmol) en tetrahidrofurano (53 mL) a -78 °C. Después de 45 minutos, la reacción se detuvo con cloruro de sodio acuoso saturado al 50% y las capas se separaron. La capa acuosa se extrajo con acetato de etilo y las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en columna, gradiente de elución 0 a 50% de acetato de etilo en hexanos, para proporcionar 1-(1-bencil-1H-pirazol-3-il)-2,2-dimetilbut-3-en-1-ona (5.2 g, 79%) como un aceite de color ámbar claro débil. Las fracciones del producto impuro se concentraron bajo presión reducida y se repurificaron usando las mismas condiciones para proporcionar 1-(1-bencil-1H-pirazol-3-il)-2,2-dimetilbut-3-en-1-ona adicional (0.81 g, 12%) como un aceite de color ámbar débil. 1H RMN (DMSO-cfe, 27°C) 1.40 (6H, s), 5.02 (1H, dd), 5.07 (1H, dd), 5.43 (2H, s), 6.44 (1H, dd), 6.71 (1H, d), 7.25 - 7.40 (5H, m), 7.89 (1H, d). m/z: ES+ [M+H]+ 255.
Preparación de 1 -bencil-3-(2,2-dimetilbut-3-en-1 -il)-1 H-pirazol

Se añadió monohidrato de hidrazina (5,1 ml, 67 mmol) a una solución de 1 -(1 -bencil-1 H-pirazol-3-il)-2,2-dimetilbut-3-en-1-ona (3,42 g, 13,45 mmol) y 2,2'-oxibis(etan-1-ol) (35 ml, 369 mmol) a 120 °C. A continuación, la reacción se calentó hasta 180°C y se añadió cuidadosamente hidróxido de potasio acuoso (3.8 ml, 67 mmol) y seguido de 8 chips de KOH. Después de 1 hora, se agregaron otros 4 chips KOH. La reacción se mantuvo bajo estas condiciones durante otras 2 horas y luego se enfrió a temperatura ambiente y se diluyó con agua. La mezcla se extrajo con éter (x3). Las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía en columna, gradiente de elución de acetato de etilo del 0 al 30% en hexanos, para proporcionar 1 -bencil-3-(2,2-dimetilbut-3-en-1-il)-1 H-pirazol (2.72 g, 84%) como un aceite incoloro transparente. 1H RMN (DMSO-d6, 27°C) 0.96 (6H, s), 4.85 (1H, s), 4.88 - 4.93 (1H, m), 5.26 (2H, s), 5.83- 5.94 (1H, m), 6.02 (1H, d), 7.12 - 7.17 (2H, m), 7.22 - 7.35 (3H, m), 7.64 (1H, d). Un multiplete 2H está enterrado bajo la señal DMSO. m/z: ES+ [M+H]+ 241.
Preparación de 3-(1 -bencil-1 H-pirazol-3-il)-2,2-dimetilpropan-1-ol

Se burbujeó ozono a través de una solución de 1 -bencil-3-(2,2-dimetilbut-3-en-1 -il)-1 H-pirazol (2.7 g, 11 mmol) en metanol (45 ml) a -78 °C durante 30 minutos, dando como resultado una solución de color verde amarillo claro. Luego se añadió borohidruro de sodio (1.1 g, 28 mmol) y la reacción se dejó calentar hasta temperatura ambiente. Después de 15 minutos, se agregaron otros 200 mg de borohidruro de sodio, y la reacción se mantuvo bajo estas condiciones durante otros 20 minutos. Luego, la reacción se concentró bajo presión reducida y se detuvo con HCl acuoso concentrado (4,5 ml). La mezcla blanca resultante se diluyó con agua y acetato de etilo y se basificó con carbonato de potasio hasta pH 8. Las capas se separaron y la capa acuosa se extrajo con acetato de etilo (x3). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado y se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se recogió en DCM y se purificó por cromatografía
instantánea, gradiente de elución 0 a 100% de acetato de etilo en hexanos, para proporcionar 3-(1-bencil-1H-pirazol-3-il)-2,2-dimetilpropan- 1 -ol (2,14 g, 78%) como un aceite transparente incoloro. 1H RMN (DMSO-d6, 27°C) 0.78 (6H, s), 2.42 (2H, s), 3.11 (2H, d), 4.44 (1H, t), 5.26 (2H, s), 6.04 (1H, d), 7.12 - 7.19 (2H, m), 7.23- 7.36 (3H, m), 7.65 (1H, d). m/z: ES+ [M+H]+ 245.
Preparación de 2,2-dimetil-3-(1 H-pirazol-3-il)propan-1-ol

Una mezcla desgasificada de 3-(1-bencil-1H-pirazol-3-il)-2,2-dimetilpropan-1-ol (2,10 g, 8,59 mmol), ácido clorhídrico acuoso (IN; 3,9 ml, 3,9 mmol), y 20% en peso de Pd(OH)2 sobre carbono (0.151 g, 0.21 mmol) se sometió a una atmósfera de hidrógeno y se calentó hasta 50°C. Después de 2 h, la reacción se filtró mientras aún estaba caliente con un lavado con metanol. El filtrado incoloro transparente se concentró bajo presión reducida hasta obtener un aceite de color amarillo claro, que luego se volvió a concentrar en tolueno (x3). Esto proporcionó una goma de color amarillo claro (0.45 equivalentes de sal de HCl) que se usó en la siguiente etapa sin purificación adicional. 1H RMN (DMSO-d6, 27°C) 0.79 (6H, s), 2.55 (2H, s), 3.11 (2H, s), 6.18 (1H, d), 7.70 (1H, d), 9.63 (1H, br s). Señales de OH y HCl no observadas. m/z: ES+ [M+H]+ 155.
Preparación de 3-(3-((fe/f-6uf//dimetilsilil)oxi)-2,2-dimetilpropil)-1 H-pirazol

Se añadió gota a gota TBS-Cl (50% en peso en tolueno; 4,5 ml, 13 mmol) a una solución de 2,2-dimetil-3-(1H-pirazol-3-il) propan-1-ol crudo (sal de HCl 0.45 molar; 1.47 g, 8.59 mmol) e imidazol (1.75 g, 25.8 mmol) en Dc M (81 mL) a temperatura ambiente. Después de 15 minutos, se añadió otro 1 ml de TBS-Cl en tolueno. La mezcla blanca se mantuvo bajo estas condiciones durante 1.5 h y luego se vertió en bicarbonato de sodio acuoso saturado. Las capas se separaron y la capa acuosa se extrajo con DCM (2x). Las capas orgánicas combinadas se lavaron con cloruro de sodio acuoso saturado, se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El aceite incoloro transparente resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 60% de acetato de etilo en hexano, para proporcionar 3-(3-((tert-butildimetilsilil)oxi)-2,2-dimetilpropil)-1H-pirazol (2,13 g, 92%) como un claro aceite de color amarillo claro. 1H r Mn (DMSO-d6, 27°C) 0.00 (s, 6H), 0.75 (6H, s), 0.86 (9h , s), 3.22 (2H, s), 5.92 (1H, br s), 7.08 - 7.67 (1H, m), 12.35 (1H, br s). m/z: ES+ [M+H]+ 269.
Preparación de compuesto 3-(3-((fe/f-6uf//dimetilsilil)oxi)-2,2-dimetilpropil)-1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol y 5 (3-((fe/f-6uf//dimetilsilil)oxi)-2,2-dimetilpropil)-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol

Se añadió hidruro de sodio (60% en peso en aceite mineral; 0.381 g, 9,52 mmol) en una porción a una solución de 3-(3-((tert-butildimetilsilil)oxi)-2,2-dimetilpropil)-1 H-pirazol (2.13 g, 7.93 mmol) en DMF (11 ml) a 0 °C. Después de 5 min, se añadió gota a gota (2-(clorometoxi) etil) trimetilsilano (SEM-Cl; 1.8 ml, 9,5 mmol). Después de 10 minutos, se agregaron otros 100 ^l de SEM-Cl junto con 20 mg de NaH (60% en peso de suspensión en aceite mineral). Después
de 15 minutos finales, la reacción se inactivó con bicarbonato de sodio acuoso saturado y se diluyó con acetato de etilo. Las capas se separaron y la capa orgánica se lavó con cloruro de sodio acuoso saturado al 50% (x2) y luego se agitó con cloruro de sodio acuoso. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida hasta obtener un aceite transparente incoloro. Este aceite se purificó mediante cromatografía instantánea en sílica, gradiente de elución de acetato de etilo del 0 al 2 0 % en hexanos, para proporcionar una mezcla no separada de compuesto 3-(3-((ferf-buf//dimetilsilil)oxi)-2,2-dimetilpropil)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol y 5-(3-((ferf-buf//dimetilsilil)oxi)-2,2-dimetilpropil)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol (2.58 g, 8 1.6 %) como una relación de 2: 3 de isómeros protegidos por SEM no identificados y un aceite transparente incoloro. 1H RMN (DMSO-de, 27°C)-0.09 -(-0.05) (9H, m), 0.02 - 0.07 (6 H, m), 0.77-0.84 (8 H, m), 0.89 (9H, s), 2.44 (1.2H, s), 2.65 (0.8H, s), 3.23 (0.8H, m), 3.27 (1.2H, m), 3.48 (2H, t), 5.31 (1.2H, s), 5.40 (0.8H, s), 6.05 (0.6H, d), 6.09 (0.4H, d), 7.40 (0.4H, d), 7.71 (0.6H, d). m/z: ES+ [M+H]+ 399
Preparación de compuesto 3-(3-((ferf-6uf/7dimetilsilil)oxi)-2,2-dimetilpropil)-4-yodo-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol y 5-(3-((ferf-buf/7dimetilsilil)oxi)-2,2-dimetilpropil)-4-yodo-1-((2-(tri metilsilil)etoxi)metil)-1 H-pirazol

Se agregó NIS (1.78 g, 7.91 mmol) a una solución de una mezcla 2:3 no identificada de compuesto 3-(3-((tertbutildimetilsilil)oxi)-2,2-dimetilpropil)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol y 5-(3-((tert-butildimetilsilil)oxi)-2,2-dimetilpropil)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol (2.58 g, 6.48 mmol) en acetonitrilo (34 ml). Después de 18 h, se añadieron otros 1.8 g de NIS, y la reacción se calentó hasta 50°C. Después de 4 h, se añadieron otros 400 mg de NIS. Después de otras 4 h, la reacción se dejó enfriar hasta temperatura ambiente y se mantuvo bajo estas condiciones durante 18 h. La reacción se vertió luego en cloruro de sodio acuoso saturado al 50% y se tituló con tiosulfato de sodio hasta que desapareció todo el color ámbar rojo oscuro. Las capas se separaron y la capa orgánica se lavó con cloruro de sodio acuoso saturado. La capa orgánica se secó luego sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía en columna instantánea, gradiente de elución de acetato de etilo del 0 al 15% en hexanos, para proporcionar compuesto 3-(3-((ferf-6ufr7dimetilsilil)oxi)-2,2-dimetilpropil)-4-yodo-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol y 5-(3-((ferf-6uf/7dimetilsilil)oxi)-2,2-dimetilpropil)-4-yodo-1-((2-(trimetilsilil)etoxi)metil) -1 H-pirazol (2.93 g, 8 6 %) como una mezcla 2:3 de isómeros protegidos por Se M no identificados y un aceite de color amarillo claro. 1H RMN (DMSO-de, 27°C)-0.09 -(-0.05) (9H, m), 0.02 - 0.06 (6 H, m), 0.76 - 0.92 (17H, m), 2.45 (1.2H, s), 2.71 (0.8H, s), 3.29 - 3.32 (0.8H, m), 3.34 - 3.37 (1.2H, m), 3.50 (2H, td), 5.33 (1.2H, s), 5.47 (0.8H, s), 7.56 (s, 0.4H), 7.96 (0.6H, s). m/z: ES+ [M+H]+ 525.
Preparación de compuesto 3-(3-((ferf-6uf/7dimetilsilil)oxi)-2,2-dimetilpropil)-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol y 5-(3-((ferf-buf/7dimetilsilil)oxi)-2,2-dimetilpropil)-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol

Se añadió gota a gota un complejo de cloruro de isopropilmagnesio-cloruro de litio en THF (1.3 M; 6,45 ml, 8.39 mmol) a una solución de una mezcla no identificada 2:3 de compuesto 3-(3-((tert-butildimetMsiMl)oxi)-2,2-dimetilpropil)-4-yodo-1 -((2-(trimetMsiMl)etoxi)metM)-1 H-pirazol y 5-(3-((tert-butildimetilsilil)oxi)-2,2-dimetilpropil)-4-yodo-1-((2-(trimetilsilil)etoxi)metil)-1 H-pirazol (2,93 g, 5,59 mmol) en THF (40 ml) a -78 °C. Después de 1 hora, se añadió gota a gota 2-isopropoxi-4,4,5,5-tetrametil-1,3,2-dioxaborolano (1,8 ml, 8,9 mmol), y la reacción se dejó agitar bajo estas condiciones durante 2 h. Luego la reacción se sumergió en un baño de hielo (0 °C). Después de otras 2 h, la reacción se vertió en cloruro de amonio acuoso saturado. La mezcla se extrajo con acetato de etilo (3x) y las capas orgánicas combinadas se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución del 0 al 10% de acetato de etilo en hexanos durante 20 min) para proporcionar una mezcla 3:2 identificada de 3-(3-((tertbutildimetilsilil)oxi)-2,2-dimetilpropil)-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol y 5-(3-((tertbutildimetilsilil)oxi)-2,2-dimetilpropil)-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol (2,37 g, 80%) como un aceite transparente incoloro. 1H RMN (DMSO-d6, 27°C)-0.09 -(-0.05) (9H, m), 0.01 -0.06 (6H, m), 0.73- 0.84 (8H, m), 0.87 - 0.92 (9H, m), 1.24 (12H, s), 2.63 (1.2H, s), 2.85 (0.6H, s), 3.26 (0.8H, s), 3.33 (1.2H, s), 3.50 (2H, t), 5.33 (1.2H, s), 5.43 (8H, s), 7.54 (4H, s), 7.91 (0.6H, s). m/z: ES+ [M+H]+ 525.
Preparación de (1S,3R)-3-acetamido-W-(4-(3-(3-((ferf-6uf//dimetilsilil)oxi)-2,2-dimetilpropil)-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexano-1-carboxamida y (1S,3R)-3-acetamido-N-(4-(5-(3-((ferf-6uf//dimetilsilil)oxi)-2,2-dimetilpropil)-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexano-1-carboxamida

Se añadieron PdCb(dppf) (aducto de DCM; 0.061 g, 0.07 mmol) y carbonato de cesio (1,45 g, 4,46 mmol) a una mezcla desgasificada de (1S,3R)-3-acetamido-N-(5-cloro-4- yodopiridin-2-il)ciclohexano-1-carboxamida (0.74 g, 1,49 mmol; preparada de acuerdo con el Ejemplo 12), una mezcla 3:2 de 3-(3-((tert-butildimetilsilil)oxi)-2,2-dimetilpropil)-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1 -((2-(trimetilsilil)etoxi)metil)-1 H-pirazol y 5-(3-((tert-butildimetilsilil)oxi)-2,2-dimetilpropil)-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol (0.813 g, 1,55 mmol), 1,4-dioxano (12 ml) y agua (2,5 ml). La mezcla se calentó hasta 93°C y se mantuvo en estas condiciones durante 18 h. La reacción se enfrió luego, se diluyó con acetato de etilo y se lavó con cloruro de sodio acuoso saturado.
La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo negro-verde resultante se purificó por cromatografía instantánea en sílica, gradiente de elución de 50 a 100% de acetato de etilo en hexano y luego de 0 a 10% de metanol en acetato de etilo, para proporcionar (1S,3R)-3-acetamido-N-(4-(3-(3-((ferfbuf//dimetilsilil)oxi)-2,2-dimetilpropil)-1 -((2-(trimetilsilil)etoxi)metM)-1 H-pirazol-4-il)-5-cloropiridin-2-M)ciclohexano-1 -carboxamida y (1S,3R)-3-acetamido-W-(4-(5-(3-((ferf-6uf/7dimetilsilil)oxi)-2,2-dimetilpropil)-1-((2-(trimetilsilil)etoxi)metil)-1H-pirazol-4-il)-5-cloropiridin-2-il)ciclohexano-1-carboxamida (0.75 g, 73%) en una relación de 3: 7 de isómeros con protección SEM no identificados como un vidrio ámbar claro. 1H RMN (DMSO-cfe, 27°C)-0.06 -0.02 (15H, m), 0.61 (1.7H, s), 0.72 (4.3H, s), 0.81 (6.3H, s), 0.84 - 0.93 (4.7H, m), 1.04 - 1.22 (1H, m), 1.22 - 1.40 (3H, m), 1.71 - 1.87 (6 H, m), 1.88 - 1.98 (1H, m), 2.58 - 2.73 (2.4H, m), 2.91 (0.6H, s), 3.12 (0.6H, s), 3.19 (1.4H, s), 3.55 -3.67 (3H, m), 5.46 (1.3H, s), 5.57 (0.7H, s), 7.66 (0.3H, s), 7.78 (1H, d), 8.09 (0.7H, s), 8.12 - 8.15 (0.3H, s), 8.15-8.17 (0.7H, s), 8.42-8.44 (0.7H, s), 8.46 (0.3H, s), 10.64 (1H, s). m/z: ES+ [M+H]+ 692.
Ejemplo 82: Preparación de (1S,3R)-3-acetamido-W-(5-cloro-4-(6-hidroxi-5,5-dimetN-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)piridm-2-N)ciclohexano-1-carboxamida

Se añadió trióxido de azufre piridina (0.30 g, 1,9 mmol) a una solución de (1S,3R)-3-acetamido-N-(5-cloro-4-(5-(3-hidroxi-2,2-dimetilpropil)- 1H-pirazol-4-il)piridin-2-il)ciclohexano-1-carboxamida (0.48 g, 1,1 mmol, preparada en el Ejemplo 82a) en DCM (6 , 8 ml) y dimetilsulfóxido (3.4 ml) a 0 °C. La solución resultante se mantuvo bajo estas condiciones durante 15 minutos y luego se vertió en acetato de etilo y cloruro de amonio acuoso saturado. Las capas se separaron y la capa orgánica se lavó con cloruro de sodio acuoso saturado al 50% y luego con cloruro de sodio acuoso saturado al 100%. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo turbio resultante se recogió en DCM y se purificó por cromatografía instantánea, con gradiente de elución 0 a 40% de metanol en acetato de etilo, para proporcionar una espuma blanca sólida (460 mg). Este sólido se purificó adicionalmente mediante HPLC preparativa (columna Waters XBridge Phenilo Prep, 5 p de sílica, 19 mm de diámetro, 100 mm de longitud), utilizando mezclas cada vez más polares de agua (que contiene NH4OH al 0.2%, pH 10) y metanol como eluyentes. Las fracciones que contenían el compuesto deseado se concentraron bajo presión reducida para proporcionar (1S,3R)-3-acetamido-W-(5-cloro-4-(6-hidroxi-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexano-1-carboxamida (255 mg, 53%) como un sólido de espuma blanca. 1H RMN (DMSO-de, 27°C) 0.99 - 1.16 (4H, m), 1.20 (3H, s), 1.23- 1.40 (3H, m), 1.73- 1.83 (6 H, m), 1.89 (1H, d), 2.56 - 2.68 (1H, m), 2.75 (1H, d), 2.95 (1H, d), 3.50 - 3.63 (1H, m), 5.25 (1H, s), 6.92 (1H, br s), 7.75 (1H, d), 8.04 (1H, s), 8.25 (1H, s), 8.36 (1H, s), 10.56 (1H, s). m/z: ES+ [M+H]+ 446.
Ejemplos 83 y 84: Preparación de (1R,3R)-3-acetamido-N-(4-(5,5-dimetM-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-M)-5-fluoropiridm-2-N)ciclohexano-1-carboxamida y (1S,3S)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida

Ejem plo 83, Isóm ero 1 E jem plo 84, Isóm ero 2
Los E jem plos 83 y 84 son enantiom eros puros, La configuración absoluta para los E jem plos 83 y 84
es desconocida, pero es opuesta entre st. La configuración relativa es trans para am bos
E jem plos 83 y 84.
Se agregaron trietilamina (0.29 ml, 2,1 mmol) y anhídrido acético (0.066 ml, 0.70 mmol) a trans-3-amino-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)cidohexano-1-carboxamida racémico (0.24 g, 0.64 mmol) en DCM (4 ml). Después de agitar a temperatura ambiente durante 1 hora, la mezcla se lavó con agua y se concentró bajo presión reducida. El residuo resultante se purificó por cromatografía instantánea en sílica, gradiente de elución 0 a 10% de MeOH en DCM, para proporcionar trans-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida racémico (0.270 g) como un aceite incoloro. El material racémico se resolvió mediante HPLC preparativa (columna Phenomonex Lux C4, 20 pm de sílica, 50 mm de diámetro, 250 mm de longitud), utilizando una mezcla 70/30 de heptano/IPA como eluyente a 120 ml/min. Las fracciones que contenían el isómero 1 (elución más rápida) y el isómero 2 (elución más lenta) se evaporaron hasta sequedad. El isómero 1 (114 mg) se volvió a purificar por HpLC preparativa (columna Waters XBridge Prep C18 OBD, 5 p de sílica, 30 mm de diámetro, 100 mm de longitud), utilizando mezclas de agua cada vez menos polares (que contienen un 1% de NH3) y MeCN como eluyentes para obtener el isómero 1 de trans-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida (0.081 g, 31%).
Isómero 2 de trans-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida (0.090 g, 34%) se aisló a partir de la primera purificación preparativa quiral.
Ejemplo 83, Isómero 1:
1H RMN (400 MHz, DMSO-de, 30°C) 1.29 (6H, s), 1.45 - 1.83 (9H, m), 1.86 (3H, s), 2.71 - 2.84 (1H, m), 2.94 (2H, s), 3.94 (2H, s), 7.54 (1H, d), 7.89 (1H, d), 8.22 - 8.34 (2H, m), 10.30 (1H, s). m/z: ES+ [M+H]+ 414.
Ejemplo 84, Isómero 2:
1H RMN (400 MHz, CDCla, 30°C) 1.35 (6H, s), 1.44 - 1.92 (7H, m), 1.95 - 2.04 (4H, m), 2.54 (1H, s), 3.02 (2H, s), 3.94 (2H, s), 4.17 - 4.35 (1H, m), 5.57 (1H, d), 8.01 (1H, d), 8.08 (2H, d), 8.34 (1H, d). m/z: ES+ [M+H]+ 414.
Condiciones quirales analíticas:

Los, procedimientos usados para preparar trans-3-am¡no-W-(4-(5,5-d¡metil-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluoropiridin-2-il)cidohexano-1-carboxamida racém¡ca se descr¡ben a continuación:
Preparac¡ón de ácido trans-3-((tert-butox¡carbon¡l)am¡no)c¡clohexano-1-carboxíl¡co racémico

Una solución de clorhidrato de ácido trans-3-aminociclohexanocarboxílico racémico (2,00 g, 11,1 mmol) y N-etil-N-isopropilpropan-2-amina (7,9 ml, 44 mmol) en 1,4-dioxano (16 ml) y agua (16 ml) se enfrió a 0°C. Luego se añadió dicarbonato de di-tert-butilo (2,67 g, 12,25 mmol) en porciones a la mezcla de reacción, que se dejó calentar hasta temperatura ambiente después de que se agregó la porción final. La mezcla de reacción se enfrió luego hasta 0 °C y se añadió ácido clorhídrico acuoso 2 M para ajustar el pH a 2. La mezcla de reacción se extrajo con EtOAc (2 x 200 ml) y las capas orgánicas combinadas se lavaron con agua (100 ml) y se secaron sobre Na2SO4. La mezcla resultante se filtró y el filtrado se concentró bajo presión reducida. El sólido blanco resultante se secó al vacío durante 18 h para proporcionar ácido trans-3-((tert-butox¡carbon¡l)amino)c¡clohexano-1-carboxíl¡co racémico (2.73 g, 101%). 1H RMN (400 MHz, DMSO-de, 30°C) 1.25 - 1.33 (1H, m), 1.39 (9H, s), 1.45 - 1.61 (6H, m), 1.71 - 1.81 (1H, m), 2.58 - 2.69 (1H, m), 3.55 (1H, br s), 6.71 (1H, br s), 12.03 (1H, br s).
Preparación de tert-butil trans-(-3-carbamoilc¡clohexil)carbamato racémico

Se añadió CDI (3.14 g, 19,39 mmol) a una solución de ácido trans-3-((tert-butox¡carbon¡l)amino)c¡clohexanocarboxíl¡co racémico (1.73 g, 7,11 mmol) en DMF (15 ml) a 40 °C. La mezcla resultante se mantuvo bajo estas condiciones durante 4 h. La mezcla de reacción se enfrió luego hasta 0°C y se añadió sal de amoníaco de ácido acético (3.49 g, 45.3 mmol). La mezcla de reacción se dejó calentar hasta temperatura ambiente y se agitó durante 60 h más. La mezcla de reacción se vertió en agua con hielo y la mezcla resultante se filtró. El precipitado recogido se secó al vacío para dar tert-butil trans-(3-carbamo¡lc¡clohex¡l)carbamato racémico (0.95 g, 61%). 1H RMN (400 MHz, CDCb, 30°C) 1.45 (9H, s), 1.48 - 1.56 (2H, m), 1.62 - 1.78 (4H, m), 1.79 - 1.92 (2H, m), 2.45 (1H, dt), 3.84 (1H, s), 4.57 (1H, s), 5.35 (1H, br s), 5.66 (1H, br s).
Preparación de tert-butil (trans-3-((4-(5,5-dimetil-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡ razol -3-¡l )-5-fl uoropiridin-2-¡l)carbamoil)c¡clohex¡l)carbamato racémico

Se añadió tetrakis(trifenilfosfina)paladio (0) (0.094 g, 0.08 mmol) a tert-butil (trans-3-carbamoilcidohexil)carbamato racémico (0.235 g, 0.97 mmol), 3-(2-cloro-5-fluoropiridin-4-il)-5,5-dimetM-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (0.215 g, 0.81 mmol, preparado de acuerdo con el Ejemplo 25), (9,9-dimetil-9H- xanteno-4,5-diil) bis (difenilfosfano) (0.094 g, 0.16 mmol) y carbonato de cesio (0.791 g, 2.43 mmol) en 1,4-dioxano ( 6 mL) y agua (1 .2 mL). La suspensión resultante se desgasificó durante 10 minutos bajo nitrógeno y luego se agitó a 100 °C durante 48 h. La mezcla se enfrió, se diluyó con agua (40 ml) y se extrajo con EtOAc (3 x 20 ml). Los extractos orgánicos combinados se evaporaron a material crudo. El producto crudo se purificó por cromatografía instantánea, con gradiente de elución de 0 a 60% de acetato de etilo en heptano. Las fracciones puras se evaporaron hasta sequedad para proporcionar tert-butil (trans-3-((4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il) carbamoil)ciclohexil)carbamato racémico (0.322 g, 84%) como un sólido blanco espumado. m/z: ES [[M+H]+ 472.
Preparación de trans-3-amino-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1 -carboxamida racémico

Se añadió ácido trifluoroacético (2,3 g, 20 mmol) a una solución de tert-butil (trans-3-((4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b ]pirazol-3-il)-5-fluoropiridin-2-il) carbamoil)ciclohexil)carbamato racémico (0.322 g, 0.68 mmol) en DCM (10 ml). Después de 15 minutos, la reacción se purificó por cromatografía de intercambio iónico usando una columna SCX. El producto deseado se eluyó de la columna usando NH3 1 M en MeOH y las fracciones puras se concentraron bajo presión reducida para proporcionar trans-3-amino-N-(4-(5,5-dimetil-5,6-dihidro-4H)pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida racémico (0.237 g, 93%) como una película seca blanca. m/z: ES [[M+H]+ 372.
Ejemplo 85: Preparación de (1S,3R)-3-acetamido-W-(5-doro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridm-2-il)ciclohexano-1 -carboxamida

Se agregaron 5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-amina (56.7 g, 215.7 mmol) y piridina (0.073 l, 863 mmol) a una suspensión fina de ácido (1S,3R)-3-acetamidociclohexano-1-carboxílico (49,9 g, 84% p/p, 227 mmol) en EtOAc (1 l) bajo atmósfera de nitrógeno. Luego se añadió lentamente anhídrido 1-propanofosfónico (T3 P, > 50% en peso en EtOAc; 206 g, 324 mmol) durante 1 hora. Después de 2 0 h adicionales de
agitación, se añadió agua (400 ml) y la mezcla bifásica se agitó durante 10 minutos adicionales. La capa orgánica se lavó con carbonato de sodio acuoso saturado (300 ml) y agua (300 ml). La capa orgánica se concentró bajo presión reducida y el sólido resultante se recogió en acetonitrilo (300 ml) y se volvió a concentrar bajo presión reducida. Se añadió de nuevo acetonitrilo (450 ml) y la suspensión resultante se calentó hasta 70°C. Se añadieron cristales de siembra y la suspensión espesa se agitó a 50°C durante 3 h. La mezcla se enfrió luego hasta 20°C y se mantuvo bajo estas condiciones durante 3 días. La suspensión se filtró y el precipitado aislado se lavó con acetonitrilo (3 x 100 ml) y luego se secó bajo presión reducida a 45 °C. Esto produjo (1S,3R)-3-acetamido-N-(5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-il)ciclohexano-1-carboxamida como un sólido cristalino blanquecino (83.2 g, 90%).
1H RMN (400 MHz, CDCla, 23°C) 1.08 - 1.23 (1H, m), 1.33 (6H, s), 1.37 - 1.57 (3H, m), 1.86 - 2.04 (6H, m), 2.26 (1H, d), 2.38 - 2.52 (1H, m), 2.95 (2H, s), 3.79 - 3.92 (1H, m), 3.94 (2H, s), 5.51 (1H, d), 8.09 (1H, s), 8.12 (1H, s), 8.22 (1H, s), 8.24 (1H, s). m/z: Es [M+H]+ 430. Caracterización consistente con el Ejemplo 14.
Los cristales obtenidos del Ejemplo 85 se analizaron por XRPD, confirmando que el sólido contiene exclusivamente la Forma A, caracterizada previamente en el Ejemplo 14.
Los procedimientos utilizados para preparar los materiales de partida 5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-amina y ácido (1S,3R)-3-acetamidociclohexano-1-carboxílico se describen a continuación:
Preparación de cloruro de cis-3-(isopropoxycarbonil)ciclohexanaminio

Se añadió ácido clorhídrico (5 a 6 M en 2-propanol; 16 ml) a una suspensión de ácido 3-aminobenzoico (10 g, 73 mmol) en 2-propanol (100 ml). Luego se agregó rodio (5% en AbOa; 0.75 g, 0.36 mmol) y la mezcla se sometió a una atmósfera de hidrógeno (8 bar) a 100 °C durante 3 días. Se añadió ácido clorhídrico adicional (5 a 6 M en 2-propanol; 5 ml) y la mezcla se agitó a 70 °C en un recipiente de acero sellado durante 2 días adicionales. La mezcla se filtró luego a través de Celite® usando 2-propanol (2 x 10 ml) y agua (2 x 20 ml). El filtrado se concentró bajo presión reducida para proporcionar un sólido blanco. Este sólido se trató con 2-propanol (50 ml) y se volvió a concentrar bajo presión reducida antes de suspenderse en 100 ml de acetato de isopropilo caliente (70 °C). La mezcla se enfrió lentamente a 20°C y luego se agitó durante 15 minutos adicionales. La mezcla se filtró y el sólido recogido se lavó con acetato de isopropilo (3 x 30 ml) y se secó bajo presión reducida para proporcionar cloruro de cis-3-(isopropoxicarbonil)ciclohexanaminio (7,5 g, 46%) como un sólido blanco. 1H RMN (400 MHz, D2O, 23°C) 1.27 (6H, d), 1.30 - 1.57 (4H, m), 1.90 - 2.14 (3H, m), 2.28 (1H, d), 2.52 (1H, tt), 3.20 - 3.36 (1H, m), 5.01 (1H, hept).
Preparación de cis-isopropil 3-aminociclohexanocarboxilato

Se añadió lentamente una solución de hidróxido de sodio (2,72 g, 68,1 mmol) en agua (20 ml) a una mezcla de cloruro de cis-3-(isopropoxicarbonil)ciclohexanaminio (14,0 g, 62 mmol) en agua (50 ml) y acetato de i-Pr (150 ml) a 20 °C hasta obtener un pH de 10.9. La capa acuosa se extrajo con acetato de i-Pr (2 x 50 ml) y la capa orgánica combinada se concentró bajo presión reducida. El residuo resultante se reconcentró en acetato de isopropilo (2 x 20 ml) para proporcionar cis-isopropil 3-aminociclohexanocarboxilato como un aceite incoloro no viscoso (11.86 g, 100% de rendimiento). 1H RMN (400 MHz, CDCla, 20°C) 0.83- 0.97 (1H, m), 0.82 - 1.27 (5H, m), 1.11 (6H, d), 1.67 - 1.82 (3H, m), 1.93- 2.02 (1H, m), 2.18 (1H, tt), 2.56 (1H, tt), 4.88 (1H, hept).
Preparación de (1S,3R)-isopropil 3-acetamidociclohexanocarboxilato

Se añadió NOVOZYM 435 (3 g, adquirido de Novozymes A/S Denmark (actividad 10000 PLU/g)) a una solución transparente de cis-isopropil 3-aminocidohexanocarboxilato (59.4 g, 298 mmol) en acetato de isopropilo (480 ml). La mezcla se agitó a 20°C durante 12 h y luego se filtró. El precipitado recogido se lavó con acetato de isopropilo (150 ml) y el filtrado se lavó con ácido clorhídrico acuoso (2 M; 200 ml). La capa acuosa se extrajo con acetato de isopropilo (3 x 150 ml) y las capas orgánicas combinadas se filtraron de nuevo y se concentraron bajo presión reducida hasta obtener un sólido blanco (43 g). Este sólido se recogió en acetato de isopropilo (2 x 200 ml) y se volvió a concentrar bajo presión reducida. El residuo resultante se disolvió en acetato de isopropilo (400 ml) y se lavó con carbonato de sodio acuoso saturado (50 ml). La capa acuosa se extrajo con acetato de isopropilo (100 ml) y las capas orgánicas combinadas se lavaron con agua (50 ml) y se concentraron bajo presión reducida hasta obtener un sólido blanco. Este sólido se recogió en acetato de isopropilo (2 x 100 ml) y se reconcentró nuevamente bajo presión reducida. El residuo resultante se trató con ciclopentilmetiléter (70 ml) y ciclohexano (140 ml). Esto proporcionó una suspensión, que se calentó hasta 70°C. Se obtuvo una solución homogénea que, al enfriarse hasta 20 °C, se convirtió en una mezcla. Se añadieron cristales de siembra a 50°C. La suspensión resultante se agitó durante 2 días, seguido de filtración y lavado del sólido con ciclopentilmetil éter al 33% en ciclohexano (2 x 30 ml). Después de secar bajo presión reducida, se obtuvo (1S,3R)-isopropil-3-acetamidociclohexancarboxilato (26,8 g, 40%) como un sólido blanco. 1H RMN (400 MHz, CDCla, 20°C) 1.01 - 1.13 (1H, m), 1.20 (6H, d), 1.22 - 1.45 (3H, m), 1.77 - 1.93 (3H, m), 1.94 (3H, s), 2.12 - 2.26 (1H, m), 2.37 (1H, tt), 3.70 - 3.91 (1H, m), 4.96 (1H, p), 5.67 (1H, d).
Condiciones analíticas de SFC:

Tiempo de Retención:
1.9 min, (1R,3S)-isopropil 3-acetamidociclohexanocarboxilato
2.7 min, (1S,3R)-isopropil 3-acetamidociclohexanocarboxilato
e.e.
99.9%, (1S,3R)-isopropil 3-acetamidociclohexanocarboxilato
Preparación de ácido (1S,3R)-3-acetamidociclohexanocarboxílico

Se añadió una solución de hidróxido de sodio acuoso (3.8 M; 3.9 ml, 14.8 mmol) bajo atmósfera de nitrógeno a una solución de (1 S,3R)-isopropil 3-acetamidociclohexanocarboxilato (1.71 g, 7.37 mmol) en MeOH (3 ml). La mezcla se agitó a 20 °C durante 1 hora y luego se añadió una solución de ácido clorhídrico acuoso (3.8 M; 4.5 ml) a la mezcla hasta que se alcanzó un pH de 1. Se añadió acetato de etilo (10 ml) y se separaron las capas. La capa acuosa se extrajo con acetato de etilo (4 x 10 ml). Las capas orgánicas combinadas se concentraron bajo presión reducida a 40°C. El residuo resultante se reconcentró en acetato de etilo (2 x 10 ml) para proporcionar ácido (1S,3R)-3-acetamidociclohexanocarboxílico (1.4 g, 94%; 92% en peso) contaminado con cloruro de sodio como un sólido blanco.
1H RMN (400 MHz, CD3OD, 20°C) 1.08 - 1.47 (4H, m), 1.78 - 1.99 (6H, m), 2.12 (1H, d), 2.3- 2.45 (1H, m), 3.58 - 3.74 (1H, m). m/z: ES+ [M+H]+ 186.
3-Bromo-5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se cargó un reactor con 5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (79,5 g, 525 mmol; preparado de acuerdo con el Ejemplo 14) y CH2Cl2 (800 ml) bajo atmósfera de nitrógeno. Se añadió NBS (95,4 g, 533 mmol) en porciones durante 15 minutos. La temperatura de reacción se mantuvo entre 20 y 23°C durante la adición. Después de 0.5 h de agitación a 20°C, se añadió una solución acuosa al 8% en peso de Na2SO3 (250 ml), y la mezcla bifásica se agitó en estas condiciones durante 45 minutos. La capa orgánica se lavó con carbonato sódico acuoso saturado (1 x 250 ml, 1 x 200 ml) y agua (100 ml). La capa orgánica se concentró luego bajo presión reducida a 30°C y 400 mbar. El residuo resultante se reconcentró en THF (3 x 100 ml) para proporcionar 3-bromo-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (138 g, 99%; 81 % en peso por análisis de resistencia de RMN) como un aceite de color marrón pálido. Este material se usó en la siguiente etapa sin purificación adicional. 1H Rm N (400 MHz, CDCh, 20°C) 1.29 (6h , s), 2.64 (2H, s), 3.89 (2H, s), 7.41 (1H, s).
Preparación de 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro4H-pirrolo[1,2-b]pirazol

Se añadió lentamente una solución de butil-litio (2,5 M en hexanos; 0.309 L, 774 mmol) a una solución de 3-bromo-5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (137 g, 516 mmol; 81% en peso) y borato de triisopropilo (0.21 L, 929 mmol) en THF (0.7 L) y tolueno (0.7 L) a - 70 °C bajo una atmósfera de nitrógeno en un matraz de 3 l de 3 bocas Equipado con un termómetro. La temperatura de reacción se mantuvo entre 65 y 70 °C durante la adición. Después de que se completó la adición, se añadió una solución de 2,3-dimetilbutano-2,3-diol (91 g, 774 mmol) en tolueno (0.5 l) durante 10 minutos. La mezcla se dejó alcanzar lentamente la temperatura ambiente en el baño de hielo y luego se agitó durante 18 h adicionales. La mezcla de reacción se transfirió a un reactor de 5 l que contenía una solución fría a 10°C de cloruro de amonio acuoso saturado (2,5 l). La mezcla bifásica se agitó durante 15 minutos a 20 °C, y la capa orgánica se lavó con agua (2 x 500 ml) seguido de concentración a 35 °C para proporcionar 5,5-dimetil-3-(4,4,5), 5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol en forma de un sólido de color amarillo claro (194 g, 92%; 64% en peso) por análisis de resistencia de RMN). Este material se usó en la siguiente etapa sin purificación adicional. 1H RMN (400 MHz, CDCls, 20°C) 1.21 (6H, s), 1.26 (12H, s), 2.77 (2H, s), 3.84 (2H, s), 7.74 (1H, s). m/z: ES+ [M+H]+ 263.
Preparación de 5-doro-4-yodopiridin-2-amina

Se añadió 5-doro-2-fluoro-4-yodopiridina (90 g, 350 mmol) disuelta en NMP (200 ml) a una solución a 10 °C de hidróxido de amonio acuoso (ac. 26%; 298 g, 4,54 mol). La temperatura de reacción se mantuvo por debajo de 10°C durante la adición. El recipiente se cerró herméticamente y luego se calentó hasta 100°C. Después de 18 h, la mezcla se enfrió hasta temperatura ambiente, después de lo cual se obtuvo una suspensión. La mezcla cruda se combinó con la obtenida en un experimento a pequeña escala realizado bajo condiciones idénticas a partir de 8 g (31 mmol) de 5-cloro-2-fluoro-4-yodopiridina. Se añadieron MTBE (500 ml) y agua (200 ml). Las capas se separaron y la capa acuosa se extrajo con MTBE (2 x 250 ml). Las capas orgánicas combinadas se lavaron con agua (100 ml) y luego se concentraron bajo presión reducida hasta obtener un sólido de color beige. Este sólido se reconcentró bajo presión reducida de Mt Be (2 x 200 ml) para eliminar el agua residual. Luego, la mezcla cruda se disolvió en tolueno caliente (65 °C) (400 ml) utilizando un evaporador rotatorio. Luego se dejó que la mezcla alcanzara lentamente 45 °C, después de lo cual se añadieron cristales de siembra. La suspensión obtenida se dejó enfriar lentamente hasta 10°C y luego se agitó durante 18 h adicionales en estas condiciones. La suspensión se filtró y el sólido recogido se lavó con tolueno helado (2 x 70 ml). Esto produjo 5-cloro-4-yodopiridin-2-amina (63.8 g, 65.9%) como un sólido incoloro. 1H RMN (400 MHz, DMSO-CÍ6, 20°C) 6.23 (2H, s), 7.04 (1H, s), 7.92 (1H, s).
Preparación de 5-cloro-4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-amina

Se agregaron carbonato de potasio (81 g, 582.6 mmol) y Pd(dppf)Cl2 (3.41 g, 4.66 mmol) secuencialmente a una mezcla desgasificada de 5-cloro-4-yodopiridin-2-amina (59.9 g, 233 mmol) y 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (64 % en peso; 110 g, 268 mmol) en acetonitrilo (500 ml) y agua (500 ml). La mezcla bifásica de color rojo pálido transparente se calentó hasta 50°C. Después de agitar vigorosamente durante 2 h, se añadió Pd(dppf)Cl2 adicional (1.0 g, 1.4 mmol) y la mezcla se agitó durante 20 h adicionales en estas condiciones. La mezcla se enfrió luego hasta 20°C y se añadió acetato de etilo (450 ml). Las capas se separaron y la capa orgánica se lavó con agua (200 ml). Luego, se añadió Silicycle (SilaMetS)-tiol depurador de Pd (cat # R51030B; 20 g) a la capa orgánica, y la mezcla se agitó adicionalmente. Durante 2 h a 20 °C. A continuación, la mezcla se filtró y se concentró bajo presión reducida para dar un sólido color marrón. Este sólido se disolvió en DCM (100 ml) y la solución se filtró luego a través de una pequeña almohadilla de sílica gel, eluyendo con 2-propanol al 5% en cH 2Cl2. Las fracciones del producto se concentraron bajo presión reducida para dar un sólido color marrón. Se añadió metilisobutilcetona (MIBK, 250 ml) y la suspensión resultante se calentó hasta 70 °C y luego se enfrió lentamente hasta 20 °C. La suspensión resultante se agitó en estas condiciones durante 18 h y luego se filtró y se lavó con metil isobilcetona (5 x 30 ml) para proporcionar 5-cloro-4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)piridin-2-amina como un sólido de color rosa tenue (50.7 g, 193 mmol). 1H RMN (400 MHz, CDCls, 20°C) 1.28 (6H, s), 2.81 (2H, s), 3.91 (2H, s), 4.56 (2H, br s), 6.41 (1H, s), 7.83 (1H, s), 8.03 (1H, s). m/z: ES+ [M+H]+ 263.
Ejemplo 86: Preparación de (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)cidohexano-1 -carboxamida

Se agregaron 4-(5,5-Dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-amina (31.8 g, 129 mmol) y piridina (43.9 ml, 517 mmol) bajo una atmósfera de nitrógeno a 20 °C a una suspensión de ácido (1S,3R)-3-acetamidocidohexano-1-carboxílico (29.9 g, 136 mmol; 84% en peso, preparado de acuerdo con el Ejemplo 85) en EtOAc (800 ml). Se añadió T3P (>50% en peso en EtOAc; 123 g, 194 mmol) durante 40 minutos, y la mezcla resultante se agitó durante 21 h en estas condiciones. Luego se añadió agua (400 mL). La mezcla bifásica se agitó durante 10 minutos y las capas se separaron. La capa orgánica se lavó con carbonato de sodio acuoso saturado (300 ml) y agua (300 ml) antes de filtrar y concentrar bajo presión reducida para proporcionar un semisólido color marrón oscuro. Se añadió acetonitrilo (250 ml) y la mezcla se calentó hasta 70°C, después de lo cual se obtuvo una solución marrón homogénea. Se dejó que la mezcla alcanzara 60°C, se añadió acetonitrilo adicional (200 ml) y la suspensión se agitó durante 2 h adicionales en estas condiciones antes de dejar enfriar lentamente hasta 20°C. La suspensión obtenida se agitó durante 3 días, seguido de filtración y lavado del sólido con CH3CN (250 ml). Después de secar bajo presión reducida a 48 °C durante 20 h, se obtuvo (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2- b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida (49.2 g, 119 mmol) como un sólido cristalino blanquecino. 1H RMN (400 MHz, CDCl3, 20°C) 1.08 - 1.23 (1H, m), 1.33 (6H, s), 1.37 - 1.58 (3H, m), 1.88 - 1.94 (1H, m), 1.96 - 2.01 (5H, m), 2.26 (1H, d), 2.38 - 2.42 (1H, m), 3.00 (2H, s), 3.80 - 3.91 (1H, m), 3.93 (2H, s), 5.47 (1H, d), 8.00 (1H, d), 8.09 - 8.17 (2H, m), 8.31 (1H, d). m/z: ES+ [M+H]+ 414. Consistente con la caracterización en el Ejemplo 25
Los cristales de (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida obtenidos mediante el procedimiento descrito en el Ejemplo 86 se analizó mediante XRPD. Los resultados se tabulan a continuación y se muestran en la Figura 5, confirmando que el sólido contiene exclusivamente la Forma B.
(1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida, los picos principales de la Forma B se muestran en la Tabla 3 a continuación:

De acuerdo con la presente invención, se proporciona una forma cristalina, la Forma B, que tiene un patrón de difracción de rayos X en polvo con picos específicos a aproximadamente 2-teta = 8.3, 11.0, 13.1, 16.6, 19.4, 20.4, 22.3, 27.0, 27.2 y 28.6°. El análisis por DSC indicó que la Forma B se funde con un punto de inicio a 191 °C y un pico a 193 °C. TGA indicó que la Forma B exhibe una pérdida de masa de aproximadamente 1.6% al calentar de 22 °C a 210 °C. En la Figura 6 se muestra un termograma DSC/TGA representativo.
Conversión de la forma A a la forma B
Se agregaron 100 mg de (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida, Forma A (aislado del Ejemplo 25) en un vial de 20 ml. Al vial, se agregaron 2.0 ml de acetona para obtener una suspensión. La suspensión resultante se agitó a temperatura ambiente durante el fin de semana y luego se secó al aire por evaporación. El sólido blanco resultante obtenido se caracterizó
e identificó como (1S,3R)-3-acetamido-N-(4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-il)ciclohexano-1-carboxamida, Forma B.
Los procedimientos utilizados para preparar el material de partida 4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-amina se describen a continuación:
Preparación de 5-fluoro-4-yodopiridin-2-amina

Un recipiente de hidrogenación de acero de 5 l se cargó con amoníaco acuoso (26%; 777 g, 11,9 mol) y 2,5-difluoro-4-yodopiridina (220 g, 913 mmol). La mezcla se enfrió hasta 5 °C y se añadió lentamente NMP (500 ml) durante minutos (evolución del gas). El recipiente se cerró herméticamente y la mezcla de reacción se calentó hasta 100°C. Después de 36 h, la temperatura de reacción se redujo hasta 90 °C, y la reacción se mantuvo en estas condiciones durante 3.5 días. La mezcla se enfrió luego a 5°C y se añadieron MTBE (1 l) y agua (500 ml). La capa acuosa se extrajo con MTBE (2 x 500 ml) y las capas orgánicas combinadas se lavaron con agua (200 ml), se filtraron y se concentraron bajo presión reducida. El sólido de color amarillo pálido resultante se reconcentró en MTBE (2 x 500 ml) y luego se añadió tolueno (400 ml). La mezcla resultante se calentó hasta 70°C y se obtuvo una solución de color marrón homogénea. Se añadió lentamente heptano (500 ml). Luego se dejó que la solución homogénea alcanzara lentamente 18 °C en un baño de agua con cristales de siembra añadidos una vez que la mezcla alcanzó 42 °C. La mezcla se agitó durante la noche en estas condiciones. La suspensión se filtró y el sólido recogido se lavó con tolueno al 45% en heptano (200 ml) seguido de secado bajo presión reducida a 40 °C para proporcionar 5-fluoro-4-yodopiridin-2-amina (111 g, 51%) como un sólido gris pálido. 1H RMN (400 MHz, CDCls, 20°C) 4.52 (2H, br s), 6.89 (1H, d), 7.79 (1H, s).
Preparación de 4-(5,5-dimetil-5,6-dihidro4H-pirrolo[1,2-b]pirazol-3-il)-5-fluoropiridin-2-amina

Se agregaron carbonato de potasio (63.1 g, 457 mmol) y Pd(dppf)Cl2 (2.67 g, 3.66 mmol) secuencialmente bajo nitrógeno a una mezcla desgasificada de 5-fluoro-4-yodopiridin-2-amina (43.5 g, 182.8 mmol) y 5,5-dimetil-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-5,6-dihidro-4H-pirrolo[1,2-b]pirazol (86 g, 210 mmoles; 64% en peso, preparado según el Ejemplo 85) en acetonitrilo (400 ml) y agua (400 ml). La mezcla bifásica roja pálida se calentó hasta 50°C y se agitó vigorosamente durante 5 h. La reacción se enfrió y luego se añadió acetato de etilo (400 ml). Las capas se separaron y la capa orgánica se lavó con agua (200 ml). Se añadió a la capa orgánica el Silicycle (SilaMetS)-thiol, depurador de Pd (# de cat. R51030B, 10 g), y la mezcla se agitó durante una noche a 20°C. La mezcla se filtró y el filtrado se concentró bajo presión reducida para proporcionar un sólido color marrón. Se añadió isopropanol (200 ml) y la mezcla se calentó hasta 70 °C, lo que dio una solución marrón oscuro homogénea. A continuación, la mezcla se dejó enfriar lentamente hasta 20°C y luego se agitó durante 15 h. La suspensión obtenida se filtró y el sólido recogido se lavó con isopropanol frío (4 °C) (3 x 30 ml) para proporcionar 4-(5,5-dimetil-5,6-dihidro-4H-pirrolo[1,2- b]pirazol-3-il)-5-fluoropiridin-2-amina (32 g, 71%) como un sólido color marrón pálido. 1H RMN (400 MHz, CDCl3, 20°C) 1.34 (6H, s), 2.91 (2H, s), 3.95 (2H, s), 4.30 (2H, s), 6.51 (1H, d), 7.89 (1H, s), 7.93 (1H, d). m/z: ES+ [M+H]+ 247.
Claims (16)
1. Un compuesto de fórmula I:

en el que:
A es C(R5) o N;
R5 es H, alquilo C1-3, CN o halógeno;
R2 es heterocicloalquilo de 3-7 miembros o cicloalquilo de 3-7 miembros;
opcionalmente sustituido con uno a tres sustituyentes seleccionados independientemente del grupo que consiste en R10, OR10, SR10, S(O)R10, S(O)2R10, C(O) R10, C(O)OR10, OC(O) R10, OC(O)O R10, NH2 , NH R10, N(R10)2 , NHC(O)H, NHC(O) R10, N R10C(O)H, N R10C(O)R10, NHS(O)2 R10, NR10S(O)2R10, NHC(O)OR10, NR10C(O)OR10, NHC(O)NH2, NHC(O)NHR10, NHC(O)N(R10)2, NR10C(O)NH2, NR10C(O)NHR10, NR10C(O)N(R10)2, C(O)NH2, C(O)NH R10, C(O)N(R10)2, C(O)NHOH, C(O)NHOR10, C(O)NHS(O)2R10, C(O)NR10S(O)2R10, S(O)2NH2, S(O)2NHR10, S(O)2N(R10)2, S(O)2 NHC(O)OR10, S(O)2NR10C(O)OR10, C(O)H, C(O)OH, OH, CN, NO2 , F, Cl, Br e I;, en donde uno o más grupos CH2 del anillo pueden ser reemplazados opcionalmente por un número correspondiente de grupos -C (O), uno o más átomos de azufre o nitrógeno del anillo pueden ser oxidados opcionalmente para formar S-óxidos o N-óxidos;
R10, en cada aparición, se selecciona independientemente del grupo que consiste en un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros, alquilo C1-6, -O-alquilo C1-6, alquilo C1-6-O-alquilo C1-6, NH2 , C(O) NH2 , C(O) H, C(O) OH, OH, CN, NO2, F, Cl, Br e I; en donde dos grupos R10 junto con los átomos a los que están unidos pueden formar un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros; y cada uno de los grupos alquilo, cicloalquilo y heterocicloalquilo R10 mencionados anteriormente pueden estar sustituidos adicionalmente con uno o dos sustituyentes seleccionados independientemente de CN, OH, halógeno, alquilo C1-3, -O-alquilo C1-3, NH2 , NH-alquilo C1-3, y NHC(O)-alquilo C1-3.
R4 es

en donde X e Y, junto con los átomos a los que están unidos, forman un anillo heterocicloalquilo de 5 a 7 miembros que, además del nitrógeno puente, puede contener uno o dos heteroátomos seleccionados de N, O y S, cuyo anillo puede ser saturado o parcialmente saturado; en donde uno o dos grupos de anillos de CH2 pueden ser reemplazados opcionalmente por un número correspondiente de grupos -C(O), uno o más átomos de azufre o nitrógeno en el anillo pueden ser oxidados opcionalmente para formar S-óxidos o N-óxidos y en donde el anillo puede ser sustituido en un anillo de carbono por uno o dos sustituyentes R10 o en un anillo de nitrógeno por un sustituyente R12.
J es N o CR11; y
R11 es H, alquilo C1-3;
R12 en cada aparición se selecciona independientemente del grupo que consiste en un grupo cicloalquilo o heterocicloalquilo de 3 a 6 miembros, alquilo C1-6, alquilo C1-6 -O- alquilo C1-6, C(O)NH2 , C(O)H; en donde el grupo R12 alquilo, ciclo alquilo y heterocicloalquilo se puede sustituir adicionalmente con uno o dos sustituyentes seleccionados independientemente de CN, OH y halógeno, alquilo C1-3, NH2 , y NH- alquilo C1-3, NHC(O)- alquilo C1-3, o sales farmacéuticamente aceptables de los mismos.
2. El compuesto de la reivindicación 1, en el que A es C(R5), opcionalmente en el que R5 es cloro o flúor.
3. El compuesto de la reivindicación 1, en el que R2 es un cicloalquilo de 3-7 miembros opcionalmente sustituido con NHCOR10 o R10- además en el que R2 se selecciona opcionalmente de ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo y cicloheptilo o de ciclopentilo y ciclohexilo.
4. El compuesto de la reivindicación 3, en el que R2 es ciclohexilo sustituido con NHCOR10.
5. El compuesto de la reivindicación 1, en el que R2 es heterocicloalquilo de 3-7 miembros o heterocicloalquilo de 3-7 miembros sustituido con NHCOR10.
6. El compuesto de la reivindicación 1, en el que R4 es

opcionalmente en el que J es C(R11), en cuyo caso R11 es opcionalmente H.
7. El compuesto de la reivindicación 1, en el que X e Y junto con los átomos a los que están unidos forman un anillo heterocicloalquilo de 5 miembros, opcionalmente en el que un CH2 en el anillo heterocicloalquilo de 5 miembros está sustituido con dos grupos metilo.
8. El compuesto de la reivindicación 1, en el que
A es C(R5);
R5 es halógeno;
R2 es cicloalquilo de 3 a 7 miembros, opcionalmente ciclohexilo, en cuyo caso R5 puede ser Cl;
R4 es

y
X e Y, junto con los átomos a los que están unidos, forman un anillo heterocicloalquilo de 5 miembros.
9. El compuesto de la reivindicación 1 en el que
A es C(R5);
R5 es cloro;
R2 es ciclohexilo sustituido con NHC(O)R10;
R10 es alquilo C1-6 ;
J es CH;
R4 es

y
X e Y, junto con los átomos a los que están unidos, forman un anillo heterocicloalquilo de 5 miembros, opcionalmente un pirrolidinilo en el que un CH2 está sustituido con dos grupos metilo.
10. El compuesto de la reivindicación 1, que se selecciona de:
(R)-N-(5-cloro-4-(5,6,7,8-tetrahidroimidazo[1,2-a]piridin-3-il)piridin-2-il)piperidin-3-carboxamida;
(1S,3R)-3-acetamido-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida; (1S,3R)-3-acetamido-N-(4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)ciclohexanocarboxamida;
cis-N-(5-cloro-4-(4,5,6,7-tetrahidropirazolo[1,5-a]piridin-3-il)piridin-2-il)-3-hidroxiciclobutanocarboxamida;
(R)-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmdm-3-¡l)pmdm-2-¡l)p¡pendm-3-carboxam¡da;
c¡s-3-h¡drox¡-W-(4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmdm-3-¡l)p¡nd¡n-2-¡l)ddobutanocarboxam¡da ;
(1S,3R)-3-acetam¡do-W-(5-doro-4-(5,6,7,8-tetrah¡dro¡m¡dazo[1,2-a]p¡nd¡n-3-¡l)pmdm-2-¡l)c¡dohexanocarboxam¡da; (1S,3R)-3-acetam¡do-W-(5-doro-4-(6,7-d¡h¡dro5H-p¡razolo[5,1-b][1,3]oxazm-3-¡l)pmd¡n-2-¡l)ddohexanocarboxam¡da; (1R,3S)-3-acetam¡do-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡nd¡n-3-¡l)p¡ndm-2-¡l)c¡dohexanocarboxam¡da; (1S,3R)-3-acetam¡do-W-(5-doro-4-(5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmd¡n-2-¡l)ddohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-doro-4-(6,7-d¡h¡dro4H-p¡razolo[5,1-c][1,4]oxaz¡n-3-¡l)pmd¡n-2-¡l)ddohexanocarboxam¡da; (1S,3R)-3-acetam¡do-W-(5-doro-4-(6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)pmd¡n-2-¡l)ddohexanocarboxam¡da; (1S,3R)-3-acetam¡do-W-(5-doro-4-(5-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]pyrazm-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡nm¡dm-3-¡l)p¡nd¡n-2-¡l)ddohexanocarboxam¡da; (1S,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)ddohexanocarboxam¡da; (1S,3R)-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)-3-(1-h¡drox¡c¡clopropanocarboxam¡do)c¡dohexanocarboxam¡da;
W-((1R,3S)-3-((4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmd¡n-2-¡l)carbamo¡l)ddohex¡l)oxetano-3-carboxam¡da;
W-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡ridm-2-¡l)carbamo¡l)ddohex¡l)oxetano-3-carboxam¡da;
(1S,3R)-W-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)-3-((S)-2-h¡drox¡propanam¡do)c¡clohexanocarboxam¡da;
(1S,3R)-N-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)-3-(1-h¡drox¡c¡clopropanocarboxam¡do)c¡dohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-doro-4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(R) -N-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-3-carboxam¡da;
(S) -W-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-3-carboxam¡da;
(1S,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluoropmd¡n-2-¡l)c¡clohexanocarboxam¡da;
c¡s-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡nd¡n-2-¡l)-3-h¡drox¡ddobutanocarboxam¡da;
c¡s-W-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmd¡n-2-¡l)-3-h¡drox¡ddobutanocarboxam¡da; (1S,3R)-3-acetam¡do-W-(6-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡rid¡n-3-¡l)pmm¡d¡n-4-¡l)ddohexanocarboxam¡da; trans-3-h¡drox¡-W-(6-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)pmm¡dm-4-¡l)c¡dobutanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(6-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmm¡d¡n-4-¡l)ddohexanocarboxam¡da; (1S,3R)-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)-3-(2-c¡anoacetam¡do)c¡clohexanocarboxam¡da;
tert-butil ((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)carbamo¡l)c¡clohex¡l)carbamato; (1S,3R)-3-am¡no-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)pmdm-2-¡l)c¡dohexanocarboxam¡da;
(1S,3R)-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)-3-(1-hidroxicidopropanocarboxamido)cidohexanocarboxamida;
(R) -W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-3-carboxam¡da;
W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmdm-3-¡l)pmd¡n-2-¡l)carbamo¡l)ddohex¡l)-3-met¡loxetano-3-carboxam¡da;
(S) -W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-2-carboxam¡da;
(R) -W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-2-carboxam¡da;
(1S,3R)-W-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡rid¡n-3-¡l)pmdm-2-¡l)-3-((S)-2-h¡drox¡propanam¡do)c¡clohexanocarboxam¡da;
(S) -W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]pmd¡n-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-3-carboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-c¡ano-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(5-met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(5-met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
(1R,3S)-3-acetam¡do-N-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)p¡ndm-2-¡l)c¡dohexanocarboxam¡da; (S)-W-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-2-carboxam¡da;
(R)-W-((1R,3S)-3-((5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)pmdm-2-¡l)carbamo¡l)c¡clohex¡l)tetrah¡drofuran-2-carboxam¡da;
(1S,3R)-3-acetam¡do-N-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-met¡lp¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clopentanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-doro-4-(4,5,6,7-tetrah¡dro[1,2,3]triazolo[1,5-a]pmdm-3-¡l)pmdm-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)-5-fluorop¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(4-(5,5-d¡met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)-5-fluorop¡ndm-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-am¡no-N-(4-(5,5-d¡met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡ndm-3-¡l)-5-fluorop¡nd¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-N-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)-3-(3-h¡drox¡propanam¡do)c¡clohexanocarboxam¡da;
(1S,3R)-W-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)-3-(c¡s-3-h¡drox¡c¡clobutanocarboxam¡do)c¡dohexanocarboxam¡da
(1S,3R)-3-am¡no-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluoropmdm-2-¡l)ddohexano-1-carboxam¡da;
(1S,3R)-N-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡ndm-2-¡l)-3-(1-h¡drox¡ddopropanocarboxam¡do)ddohexanocarboxam¡da;
(1S,3R)-W-(5-doro-4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)p¡r¡dm-2-¡l)-3-(1-hidroxicidopropanocarboxamido)cidohexanocarboxamida;
W-((1R,3S)-3-((5-doro-4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)p¡r¡d¡n-2-¡l)carbamo¡l)ddohex¡l)oxetano-3-carboxam¡da;
c¡s-W-(5-doro-4-(6,6-d¡met¡l-6,7-d¡h¡dro5H-p¡rrolo[1,2-a]¡m¡dazol-3-¡l)p¡r¡dm-2-¡l)-3-h¡drox¡ddobutanocarboxam¡da; Isómero 1 de trans-3-acetam¡do-N-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de trans-3-acetam¡do-N-(5-doro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de trans-3-acetam¡do-N-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de trans-3-acetam¡do-N-(5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-fluoro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)ddohexanocarboxam¡da; Isómero 1 de (1S,3R)-3-acetam¡do-N-(5-doro-4-(5-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-N-(5-doro-4-(5-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-doro-4-(5,6,7,8-tetrah¡dro4H-p¡razolo[1,5-a]azep¡n-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
W-((1R,3S)-3-((5-doro-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡d¡n-2-¡l)carbamo¡l)ddohex¡l)oxetano-3-carboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(6-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(6-met¡l-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(6-metox¡-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(6-metox¡-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(5-metox¡-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(5-metox¡-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-fluoro-4-(5,6,7,8-tetrah¡dro4H-p¡razolo[1,5-a]azep¡n-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-N-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-met¡lp¡r¡d¡n-2-¡l)-3-(2-h¡drox¡acetam¡do)c¡clohexanocarboxam¡da;
W-((1R,3S)-3-((4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-met¡lp¡r¡d¡n-2-¡l)carbamo¡l)ddohex¡l)oxetano-3-carboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-met¡l-4-(4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡d¡n-3-¡l)p¡r¡dm-2-¡l)ddohexanocarboxam¡da; (1S,3R)-3-acetam¡do-W-(5-doro-4-(7-h¡drox¡-4,5,6,7-tetrah¡drop¡razolo[1,5-a]p¡r¡dm-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-doro-4-(5-(4-h¡drox¡but¡l)-1H-p¡razol-4-¡l)p¡r¡d¡n-2-¡l)ddohexanocarboxam¡da;
Isómero 1 de (1S,3R)-3-acetam¡do-W-(5-doro-4-(4-h¡drox¡-5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡dm-2-¡l)c¡clohexanocarboxam¡da;
Isómero 2 de (1S,3R)-3-acetam¡do-W-(5-cloro-4-(4-h¡drox¡-5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-il)ciclohexanocarboxamida;
(1R,3S)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da;
(1S,3R)-3-acetam¡do-N-(5-cloro-4-(5-(3-h¡drox¡-2,2-d¡met¡lprop¡l)-1H-p¡razol-4-¡l)p¡r¡d¡n-2-¡l)c¡clohexano-1-carboxam¡da;
(1S,3R)-3-acetam¡do-W-(5-cloro-4-(6-h¡drox¡-5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexano-1-carboxam¡da;
(1R,3R)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡r¡d¡n-2-¡l)c¡clohexano-1-carboxam¡da; and
(1S,3S)-3-acetam¡do-W-(4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)-5-fluorop¡r¡d¡n-2-¡l)c¡clohexano-1-carboxam¡da, o una sal farmacéut¡camente aceptable del m¡smo.
11. El compuesto de la re¡v¡nd¡cac¡ón 1, que es una forma cr¡stal¡na de (1S,3R)-3-acetam¡do-N-(5-cloro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da, opc¡onalmente en una forma cr¡stal¡na sustanc¡almente pura caracter¡zada por p¡cos específ¡cos a 2-theta = 5.9, 7.0, 9.4, 10.5, 11.5, 11.7, 17.6, 18.0, 20.2 y 21.0 ° en su d¡fractograma de rayos X en polvo.
12. El compuesto de la re¡v¡nd¡cac¡ón 1, que es (1S,3R)-3-acetam¡do-N-(5-cloro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da, o una sal farmacéut¡camente aceptable del m¡smo.
13. El compuesto de la re¡v¡nd¡cac¡ón 1, que es (1S,3R)-3-acetam¡do-N-(5-cloro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da.
14. El compuesto de la re¡v¡nd¡cac¡ón 1, que es una sal farmacéut¡camente aceptable de (1S,3R)-3-acetam¡do-N-(5-cloro-4-(5,5-d¡met¡l-5,6-d¡h¡dro4H-p¡rrolo[1,2-b]p¡razol-3-¡l)p¡r¡d¡n-2-¡l)c¡clohexanocarboxam¡da.
15. Una compos¡c¡ón farmacéut¡ca que comprende un compuesto de cualqu¡era de las re¡v¡nd¡cac¡ones 1 a 14.
16. Un compuesto de acuerdo con cualqu¡era de las re¡v¡nd¡cac¡ones 1 a 14 para uso en el tratam¡ento del cáncer.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201562185852P | 2015-06-29 | 2015-06-29 | |
| PCT/EP2016/064899 WO2017001354A1 (en) | 2015-06-29 | 2016-06-27 | Polycyclic amide derivatives as cdk9 inhibitors |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2728356T3 true ES2728356T3 (es) | 2019-10-23 |
Family
ID=56292699
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES19165726T Active ES2902148T3 (es) | 2015-06-29 | 2016-06-27 | Derivados de amidas policíclicas como inhibidores de CDK9 |
| ES16733459T Active ES2728356T3 (es) | 2015-06-29 | 2016-06-27 | Derivados de amidas policíclicas como inhibidores de CDK9 |
Family Applications Before (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES19165726T Active ES2902148T3 (es) | 2015-06-29 | 2016-06-27 | Derivados de amidas policíclicas como inhibidores de CDK9 |
Country Status (38)
| Country | Link |
|---|---|
| US (4) | US9845331B2 (es) |
| EP (2) | EP3539961B1 (es) |
| JP (1) | JP6997627B2 (es) |
| KR (1) | KR102663113B1 (es) |
| CN (1) | CN107873028B (es) |
| AR (1) | AR105179A1 (es) |
| AU (1) | AU2016286200B2 (es) |
| BR (1) | BR122019013677B1 (es) |
| CA (1) | CA2989499C (es) |
| CL (1) | CL2017003306A1 (es) |
| CO (1) | CO2017013713A2 (es) |
| CR (2) | CR20170596A (es) |
| CY (2) | CY1122111T1 (es) |
| DK (2) | DK3313838T3 (es) |
| DO (2) | DOP2017000295A (es) |
| EA (1) | EA035383B1 (es) |
| ES (2) | ES2902148T3 (es) |
| HR (2) | HRP20190748T1 (es) |
| HU (2) | HUE057343T2 (es) |
| IL (1) | IL256393B (es) |
| LT (2) | LT3539961T (es) |
| ME (1) | ME03404B (es) |
| MX (1) | MX371034B (es) |
| MY (1) | MY201673A (es) |
| NI (1) | NI201700174A (es) |
| PE (1) | PE20180530A1 (es) |
| PH (1) | PH12017502334B1 (es) |
| PL (2) | PL3539961T3 (es) |
| PT (2) | PT3539961T (es) |
| RS (2) | RS62781B1 (es) |
| SI (2) | SI3313838T1 (es) |
| SM (2) | SMT202200005T1 (es) |
| SV (1) | SV2017005598A (es) |
| TN (1) | TN2017000486A1 (es) |
| TR (1) | TR201909286T4 (es) |
| TW (1) | TWI723028B (es) |
| WO (1) | WO2017001354A1 (es) |
| ZA (1) | ZA201800563B (es) |
Families Citing this family (22)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2019058348A1 (en) | 2017-09-25 | 2019-03-28 | Astrazeneca Ab | COMBINATION OF A BTK INHIBITOR AND A CDK9 INHIBITOR TO TREAT CANCER |
| WO2019074748A1 (en) * | 2017-10-09 | 2019-04-18 | Merck Sharp & Dohme Corp. | NOVEL SUBSTITUTED PHENYL-OXETANE AND PHENYLTETRAHYDROFURAN COMPOUNDS AS INHIBITORS OF INDOLEAMINE 2,3-DIOXYGENASE (IDO) |
| CN108129288B (zh) * | 2017-12-27 | 2021-01-22 | 上海毕得医药科技股份有限公司 | 一种反式-3-羟基环丁基甲酸的合成方法 |
| TW202344250A (zh) | 2018-11-14 | 2023-11-16 | 瑞典商阿斯特捷利康公司 | 治療癌症之方法 |
| WO2020259556A1 (zh) * | 2019-06-27 | 2020-12-30 | 南京明德新药研发有限公司 | 作为cdk9抑制剂的氮杂吲哚连吡唑类化合物 |
| KR20220079851A (ko) * | 2019-09-11 | 2022-06-14 | 프렐루드 테라퓨틱스, 인코포레이티드 | Cdk 억제제 및 약제로서의 이의 용도 |
| JP2023505850A (ja) * | 2019-12-09 | 2023-02-13 | 石薬集団中奇制薬技術(石家庄)有限公司 | サイクリン依存性キナーゼ9阻害剤としての化合物及びその用途 |
| CN113149996B (zh) * | 2020-05-12 | 2022-12-20 | 苏州阿尔脉生物科技有限公司 | 一种作为cdk9抑制剂的多环酰胺类衍生物、其制备方法及用途 |
| US20230219961A1 (en) * | 2020-05-12 | 2023-07-13 | Suzhou Alphama Biotechnology Co., Ltd. | Pyridine acetamide derivative serving as CDK inhibitor, and preparation method therefor and use thereof |
| US20230233540A1 (en) * | 2020-06-24 | 2023-07-27 | Astrazeneca Uk Limited | Combination of antibody-drug conjugate and cdk9 inhibitor |
| JP7537002B2 (ja) | 2020-08-07 | 2024-08-20 | 南京薬石科技股▲フン▼有限公司 | Cdk9阻害剤およびその使用 |
| TWI809330B (zh) * | 2020-11-20 | 2023-07-21 | 大陸商勁方醫藥科技(上海)有限公司 | Cdk9抑制劑的多晶型物及其製法和用途 |
| CN115381824B (zh) * | 2021-05-24 | 2024-11-05 | 石药集团中奇制药技术(石家庄)有限公司 | 周期蛋白依赖性激酶9抑制剂的用途 |
| CN115381823B (zh) * | 2021-05-24 | 2024-11-05 | 石药集团中奇制药技术(石家庄)有限公司 | 一种周期蛋白依赖性激酶9抑制剂的用途 |
| CN117813289A (zh) * | 2021-07-14 | 2024-04-02 | 上海海雁医药科技有限公司 | 吡唑衍生物及其中间体和制备方法 |
| CN115703738B (zh) * | 2021-08-16 | 2024-06-21 | 中国科学院上海药物研究所 | 含2-芳杂环取代的脲类化合物、其制备方法和用途 |
| TW202333679A (zh) * | 2021-12-23 | 2023-09-01 | 比利時魯汶大學 | 用於抑制yap/taz-tead之四氫吡唑并嘧啶及相關類似物 |
| CN120051473A (zh) | 2022-08-17 | 2025-05-27 | 韩国化学研究院 | 抑制或降解cdk2和/或cdk9的化合物及其医学用途 |
| CN117659022A (zh) * | 2022-09-06 | 2024-03-08 | 苏州阿尔脉生物科技有限公司 | 脲基取代吡啶类化合物、包含其的药物组合物及其医药用途 |
| EP4698274A1 (en) * | 2023-04-19 | 2026-02-25 | Alcon Inc. | N-substituted c6 cyclyl carboxamide compounds and uses thereof |
| WO2025076115A1 (en) * | 2023-10-02 | 2025-04-10 | Prelude Therapeutics Incorporated | Cdk inhibitors and their use as pharmaceuticals |
| WO2026024933A1 (en) * | 2024-07-24 | 2026-01-29 | Prelude Therapeutics Incorporated | Cdk inhibitors and their use as pharmaceuticals |
Family Cites Families (21)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2008133192A1 (ja) | 2007-04-19 | 2008-11-06 | Takeda Pharmaceutical Company Limited | 縮合イミダゾール化合物およびその用途 |
| JP5379787B2 (ja) | 2007-04-24 | 2013-12-25 | インゲニウム ファーマシューティカルズ ジーエムビーエイチ | プロテインキナーゼの阻害剤 |
| JP5566879B2 (ja) | 2007-04-24 | 2014-08-06 | インゲニウム ファーマシューティカルズ ジーエムビーエイチ | プロテインキナーゼの阻害剤 |
| JP5693951B2 (ja) | 2007-04-24 | 2015-04-01 | アストラゼネカ エービー | プロテインキナーゼの阻害剤 |
| JP5566880B2 (ja) | 2007-04-24 | 2014-08-06 | インゲニウム ファーマシューティカルズ ジーエムビーエイチ | プロテインキナーゼの阻害剤としての4,6−二置換アミノピリミジン誘導体 |
| WO2008132138A1 (en) * | 2007-04-25 | 2008-11-06 | Ingenium Pharmaceuticals Gmbh | Derivatives of 4,6-disubstituted aminopyrimidines |
| WO2009047359A1 (en) | 2007-10-12 | 2009-04-16 | Ingenium Pharmaceuticals Gmbh | Inhibitors of protein kinases |
| CA2771568A1 (en) * | 2009-09-04 | 2011-03-10 | Novartis Ag | Heteroaryl compounds as kinase inhibitors |
| US20110113038A1 (en) | 2009-11-12 | 2011-05-12 | International Business Machines Corporation | Search term security |
| GB201002911D0 (en) | 2010-02-19 | 2010-04-07 | Medical Res Council | Compound |
| US8518948B2 (en) | 2010-03-10 | 2013-08-27 | Ingenium Pharmaceuticals Gmbh | Inhibitors of protein kinases |
| AR081810A1 (es) | 2010-04-07 | 2012-10-24 | Bayer Cropscience Ag | Piridinilpirazoles biciclicos |
| WO2012066065A1 (en) | 2010-11-17 | 2012-05-24 | Novartis Ag | Phenyl-heteroaryl amine compounds and their uses |
| WO2012101063A1 (en) * | 2011-01-28 | 2012-08-02 | Novartis Ag | N-acyl pyridine biaryl compounds and their uses |
| WO2012101064A1 (en) * | 2011-01-28 | 2012-08-02 | Novartis Ag | N-acyl pyrimidine biaryl compounds as protein kinase inhibitors |
| JP2014506878A (ja) * | 2011-01-28 | 2014-03-20 | ノバルティス アーゲー | Cdk9阻害剤としての置換ビ−ヘテロアリール化合物およびそれらの使用 |
| JP6211522B2 (ja) | 2011-10-06 | 2017-10-11 | バイエル・インテレクチュアル・プロパティ・ゲゼルシャフト・ミット・ベシュレンクテル・ハフツングBayer Intellectual Property GmbH | ヘテロシクリルピリ(ミ)ジニルピラゾール |
| MX2015012386A (es) | 2013-03-13 | 2016-02-03 | Abbvie Inc | Inhibidores de la cinasa cdk9. |
| TW201444820A (zh) | 2013-03-13 | 2014-12-01 | Abbvie Inc | 吡啶cdk9激酶抑制劑 |
| MX2015012153A (es) | 2013-03-14 | 2015-12-01 | Abbvie Inc | Inhibidores de la quinasa pirrolopirimidina cdk9. |
| UY35419A (es) | 2013-03-14 | 2014-10-31 | Abbvie Inc | Inhibidores de cdk9 quinasa de pirrolo (2,3- b) piridina |
-
2016
- 2016-06-27 ES ES19165726T patent/ES2902148T3/es active Active
- 2016-06-27 HU HUE19165726A patent/HUE057343T2/hu unknown
- 2016-06-27 BR BR122019013677-7A patent/BR122019013677B1/pt active IP Right Grant
- 2016-06-27 PL PL19165726T patent/PL3539961T3/pl unknown
- 2016-06-27 LT LTEP19165726.1T patent/LT3539961T/lt unknown
- 2016-06-27 RS RS20220005A patent/RS62781B1/sr unknown
- 2016-06-27 EP EP19165726.1A patent/EP3539961B1/en active Active
- 2016-06-27 PT PT191657261T patent/PT3539961T/pt unknown
- 2016-06-27 HR HRP20190748TT patent/HRP20190748T1/hr unknown
- 2016-06-27 MY MYPI2017705054A patent/MY201673A/en unknown
- 2016-06-27 SM SM20220005T patent/SMT202200005T1/it unknown
- 2016-06-27 RS RS20190564A patent/RS58712B1/sr unknown
- 2016-06-27 SI SI201630247T patent/SI3313838T1/sl unknown
- 2016-06-27 CN CN201680029447.9A patent/CN107873028B/zh active Active
- 2016-06-27 PT PT16733459T patent/PT3313838T/pt unknown
- 2016-06-27 HR HRP20211970TT patent/HRP20211970T1/hr unknown
- 2016-06-27 DK DK16733459.8T patent/DK3313838T3/da active
- 2016-06-27 MX MX2017016244A patent/MX371034B/es active IP Right Grant
- 2016-06-27 PH PH1/2017/502334A patent/PH12017502334B1/en unknown
- 2016-06-27 SM SM20190298T patent/SMT201900298T1/it unknown
- 2016-06-27 EP EP16733459.8A patent/EP3313838B1/en active Active
- 2016-06-27 PL PL16733459T patent/PL3313838T3/pl unknown
- 2016-06-27 TR TR2019/09286T patent/TR201909286T4/tr unknown
- 2016-06-27 HU HUE16733459A patent/HUE043440T2/hu unknown
- 2016-06-27 WO PCT/EP2016/064899 patent/WO2017001354A1/en not_active Ceased
- 2016-06-27 TN TNP/2017/000486A patent/TN2017000486A1/en unknown
- 2016-06-27 CR CR20170596A patent/CR20170596A/es unknown
- 2016-06-27 US US15/193,826 patent/US9845331B2/en active Active
- 2016-06-27 PE PE2017002874A patent/PE20180530A1/es unknown
- 2016-06-27 ME MEP-2019-138A patent/ME03404B/me unknown
- 2016-06-27 LT LTEP16733459.8T patent/LT3313838T/lt unknown
- 2016-06-27 AU AU2016286200A patent/AU2016286200B2/en active Active
- 2016-06-27 ES ES16733459T patent/ES2728356T3/es active Active
- 2016-06-27 CA CA2989499A patent/CA2989499C/en active Active
- 2016-06-27 SI SI201631427T patent/SI3539961T1/sl unknown
- 2016-06-27 CR CR20210297A patent/CR20210297A/es unknown
- 2016-06-27 DK DK19165726.1T patent/DK3539961T3/da active
- 2016-06-27 JP JP2017567737A patent/JP6997627B2/ja active Active
- 2016-06-27 EA EA201890094A patent/EA035383B1/ru not_active IP Right Cessation
- 2016-06-27 KR KR1020187002262A patent/KR102663113B1/ko active Active
- 2016-06-28 TW TW105120362A patent/TWI723028B/zh active
- 2016-06-28 AR ARP160101956A patent/AR105179A1/es unknown
-
2017
- 2017-12-06 US US15/833,277 patent/US10717746B2/en active Active
- 2017-12-12 DO DO2017000295A patent/DOP2017000295A/es unknown
- 2017-12-18 IL IL256393A patent/IL256393B/en unknown
- 2017-12-20 SV SV2017005598A patent/SV2017005598A/es unknown
- 2017-12-21 CL CL2017003306A patent/CL2017003306A1/es unknown
- 2017-12-22 NI NI201700174A patent/NI201700174A/es unknown
- 2017-12-28 CO CONC2017/0013713A patent/CO2017013713A2/es unknown
-
2018
- 2018-01-26 ZA ZA2018/00563A patent/ZA201800563B/en unknown
- 2018-09-25 DO DO2018000207A patent/DOP2018000207A/es unknown
-
2019
- 2019-06-19 CY CY20191100636T patent/CY1122111T1/el unknown
-
2020
- 2020-07-17 US US16/931,786 patent/US11352369B2/en active Active
-
2021
- 2021-12-22 CY CY20211101125T patent/CY1125066T1/el unknown
-
2022
- 2022-04-27 US US17/660,935 patent/US20220340592A1/en not_active Abandoned
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US11352369B2 (en) | Pyridine and pyrimidine derivatives | |
| EP2432555B1 (en) | N-(hetero)aryl-pyrrolidine derivatives of pyrazol-4-yl-pyrrolo[2,3-d]pyrimidines and pyrrol-3-yl-pyrrolo[2,3-d]pyrimidines as janus kinase inhibitors | |
| US8796289B2 (en) | Pyridazino[4,5-D]pyrimidin-5(6H)-one inhibitors of kinases | |
| TW202128685A (zh) | 作為fgfr抑制劑之雙環雜環 | |
| KR20140096100A (ko) | 이환 피페라진 화합물 | |
| JP2023549418A (ja) | スピロ環化合物 | |
| HK40014442A (en) | Polycyclic amide derivatives as cdk9 inhibitors | |
| HK40014442B (en) | Polycyclic amide derivatives as cdk9 inhibitors | |
| BR112017027394B1 (pt) | Composto, forma cristalina, composição farmacêutica e uso do mesmo | |
| HK1250985A1 (en) | Polycyclic amide derivatives as cdk9 inhibitors | |
| HK1250985B (en) | Polycyclic amide derivatives as cdk9 inhibitors | |
| HK1168823A (en) | N-(hetero)aryl-pyrrolidine derivatives of pyrazol-4-yl-pyrrolo[2,3-d]pyrimidines and pyrrol-3-yl-pyrrolo[2,3-d]pyrimidines as janus kinase inhibitors | |
| HK1168823B (en) | N-(hetero)aryl-pyrrolidine derivatives of pyrazol-4-yl-pyrrolo[2,3-d]pyrimidines and pyrrol-3-yl-pyrrolo[2,3-d]pyrimidines as janus kinase inhibitors |