ES2749131T3 - Tratamiento del cáncer y trastornos proliferativos benignos - Google Patents
Tratamiento del cáncer y trastornos proliferativos benignos Download PDFInfo
- Publication number
- ES2749131T3 ES2749131T3 ES14795854T ES14795854T ES2749131T3 ES 2749131 T3 ES2749131 T3 ES 2749131T3 ES 14795854 T ES14795854 T ES 14795854T ES 14795854 T ES14795854 T ES 14795854T ES 2749131 T3 ES2749131 T3 ES 2749131T3
- Authority
- ES
- Spain
- Prior art keywords
- composition
- hpv
- weeks
- treatment
- cytology
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/513—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim having oxo groups directly attached to the heterocyclic ring, e.g. cytosine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/425—Thiazoles
- A61K31/427—Thiazoles not condensed and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0012—Galenical forms characterised by the site of application
- A61K9/0014—Skin, i.e. galenical aspects of topical compositions
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0012—Galenical forms characterised by the site of application
- A61K9/0034—Urogenital system, e.g. vagina, uterus, cervix, penis, scrotum, urethra, bladder; Personal lubricants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/48—Preparations in capsules, e.g. of gelatin, of chocolate
- A61K9/4841—Filling excipients; Inactive ingredients
- A61K9/4858—Organic compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/48—Preparations in capsules, e.g. of gelatin, of chocolate
- A61K9/4841—Filling excipients; Inactive ingredients
- A61K9/4866—Organic macromolecular compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/12—Antivirals
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
Landscapes
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- Epidemiology (AREA)
- Reproductive Health (AREA)
- Gynecology & Obstetrics (AREA)
- Urology & Nephrology (AREA)
- Organic Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Dermatology (AREA)
- Virology (AREA)
- Communicable Diseases (AREA)
- Oncology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicinal Preparation (AREA)
Abstract
Una composición que comprende lopinavir y ritonavir para usar como un medicamento en el tratamiento del cáncer o trastornos proliferativos benignos (verrugas) o en la prevención del desarrollo del cáncer en donde el Virus del Papiloma Humano (HPV) es el causante del cáncer o trastorno.
Description
DESCRIPCIÓN
Tratamiento del cáncer y trastornos proliferativos benignos
En la presente descripción se proporcionan métodos y composiciones para tratar y/o inhibir el desarrollo o la progresión de cánceres (particularmente cánceres inducidos por h Pv ) y trastornos proliferativos benignos. En particular, se proporcionan composiciones que comprenden lopinavir y ritonavir para usar en el tratamiento y/o la inhibición de la progresión de la displasia del cuello uterino relacionada con el HPV.
El alcance de la presente invención se define por las reivindicaciones. Cualquiera de las referencias en la descripción con respecto a los métodos de tratamiento se refiere a las composiciones de acuerdo con la presente invención para usar en un método de tratamiento del cuerpo humano (o animal) mediante terapia.
Antecedentes
Existen muchas formas diferentes de cáncer, y se cree que hay muchas causas diferentes de la enfermedad. La incidencia de cáncer varía, pero representa la segunda causa más alta de mortalidad, después de la enfermedad cardíaca, en la mayoría de los países desarrollados. Los estimados actuales sugieren que uno de cada tres estadounidenses vivos en la actualidad sufrirá algún tipo de cáncer. Existe una necesidad bien reconocida de desarrollar terapias nuevas y mejoradas para tratar los cánceres. Además, existe también la demanda de desarrollar agentes terapéuticos que puedan usarse para inhibir el desarrollo del cáncer en la población general, individuos susceptibles de alto riesgo o como un agente para prevenir la reaparición de la enfermedad en individuos ya afectados.
Se reconoce que los virus de tumores humanos son una causa importante de cáncer humano, y existe una gran cantidad de evidencia que sustenta el argumento de que estos virus causan cáncer al inducir inestabilidad genética en las células infectadas. De hecho, tanto el virus de la leucemia de células T humanas tipo 1 (HTLV1) Tax como las oncoproteínas E6 del virus del papiloma humano tipo 16 (HPV16) se sabe que inducen inestabilidad genética, lo que produce números anormales de centrosomas, multinucleación y atipia nuclear.
Un enfoque para el tratamiento de los cánceres causados por virus se describe en la Publicación internacional núm. WO2005/053694, que describe el uso de determinados inhibidores de la proteasa de1HIV (que se había propuesto previamente para usar como medicamentos ingeridos por vía oral para el tratamiento clínico sistémico de infecciones retrovirales como el HIV) como clínicamente útiles para la administración tópica a los tejidos para prevenir o tratar malignidades causadas por el virus del papiloma humano. Los autores reconocieron que los inhibidores de la proteasa del HIV, tales como el indinavir, fueron útiles para tratar las infecciones por el virus del papiloma humano (HPV) y particularmente los cánceres asociados con tales infecciones. El trabajo se basó en la constatación por parte del autor de que una actividad quimotríptica del proteasoma puede ser la diana preferida para el tratamiento de las infecciones por HPV y se conoce que el Indinavir y los inhibidores relacionados pueden suprimir la actividad quimotríptica del proteasoma 26S. Por lo tanto, se especuló que el indinavir y los compuestos relacionados actúan para inhibir la actividad quimotríptica del proteasoma y, por lo tanto, podrían ser útiles para tratar las infecciones por HPV y, en particular, las infecciones por HPV que conducen al desarrollo de cáncer (por ejemplo, en el cuello uterino, la boca, el ano, la vagina y el pene).
La
Publicación internacional núm. WO2005/053694 continuó contemplando que podrían usarse varios inhibidores de la proteasa del HIV en el tratamiento del cáncer (se identificó indinavir como el más preferido) pero, además, enfatizó en que determinados inhibidores de la proteasa del HIV (particularmente ritonavir) no parecían tener la misma actividad que los inhibidores tales como el indinavir. De hecho, las combinaciones de ritonavir y otros inhibidores de la proteasa en realidad demostraron ser menos efectivas con respecto a esto y, por lo tanto, el ritonavir quedó fuera de la definición de inhibidores eficaces contemplada en esa especificación.
Se han realizado numerosos ensayos clínicos para el cáncer mediante el uso de ritonavir solo o ritonavir con lopinavir. Sin embargo, cada uno de estos ensayos sugirió que los compuestos no serían útiles en el campo de la oncología. Por ejemplo, ritonavir ha mostrado actividad contra las células preinvasivas derivadas del cuello uterino, pero no fue eficaz contra la enfermedad del cuello uterino invasiva más avanzada (Barillari, G., Iovane, A., Bacigalupo, I., Palladino, C., Bellino, S., Leone, P., Monini, P., Ensoli, B., Ritonavir or saquinavir impairs the invasion of cervical intraepithelial neoplasia cells via a reduction of MMP expression and activity. AIDS, 2012, 26(8):909-19.). Este hallazgo potencialmente llevaría a un experto a descontinuar el uso de ritonavir ya que la eliminación de las células neoplásicas en etapa temprana (sin ser eficaz contra las células avanzadas) podría facilitar la evolución de formas más invasivas de la enfermedad. Otro ensayo clínico con ritonavir (Laurent, N., de Boüard, S., Guillamo, J.S, Christov, C., Zini, R., Jouault, H., Andre, P., Lotteau, V., Peschanski, M. Effects of the proteasome inhibitor ritonavir on glioma growth in vitro and in vivo. Mol Cancer Ther. 2004, 3(2):129-36) informó que ritonavir solo contra el glioma no tuvo efecto in vivo. Un ensayo posterior de ritonavir/lopinavir en humanos tuvo muy poco efecto contra el glioma (Ahluwalia, M.S, Patton, C., Stevens, G., Tekautz, T., Angelov, L., Vogelbaum, M.A., Weil, R.J., Chao, S., Elson, P., Suh, J.H., Barnett, G.H., Peereboom, D.M., Phase II trial of ritonavir/lopinavir in patients with progressive or recurrent high-grade gliomas. J, Neurooncol. 2011, 102(2):317-21). Hampson, L. y otros. (Specific HIV protease inhibitors inhibit the ability of HPV16 E6 to degrade p53 and selectively kill E6-dependent cervical carcinoma cells in vitro, Antiviral Therapy 2006, 11(6):813-825) estudiaron los efectos de los inhibidores de la proteasa indinavir, ritonavir, amprenavir, lopinavir, atazanavir, nelfinavir y saquinavir contra las células
de carcinoma de cuello uterino dependientes de E6 de HPV16 in vitro. Los autores informaron que ritonavirtuvo un efecto insignificante sobre la inhibición del crecimiento de las células analizadas. Además, Kaletra® (la combinación de ritonavir y lopinavir) fue menos eficaz que la concentración equivalente de lopinavir administrada como agente único.
La infección con los tipos de HPV de alto riesgo se ha establecido ahora como el principal agente etiológico para el cáncer de cuello uterino invasivo (ICC) y en todo el mundo hay >270,000 muertes por esta enfermedad cada año, con más del 85 % de ellas en países de bajos recursos. Por ejemplo, en Kenia es el cáncer más común y representa entre el 18-23 % de todos los casos diagnosticados de cáncer.
El desarrollo de ICC puede llevar de 10-20 años y está precedido por una patología preinvasiva relacionada con e1HPV que se caracteriza por neoplasia intraepitelial de cuello uterino de bajo grado (CIN1) o de alto grado (CIN2/3). Las lesiones pueden examinarse mediante pruebas de citología de cuello uterino donde se diagnostican (o estadifican) como células escamosas atípicas limítrofes de importancia indeterminada (ASCUS), lesiones intraepiteliales escamosas de bajo grado (LSIL) o lesiones intraepiteliales escamosas de alto grado (HSIL).
La disminución de la mortalidad relacionada con la ICC en el mundo desarrollado ha dependido en gran medida de la detección de citología organizada y en el tercer mundo se han logrado tendencias similares en la mortalidad por cáncer de cuello uterino mediante una detección y tratamiento único organizado. Sin embargo, en las naciones más pobres, la falta de recursos y de educación sanitaria significa que la mayoría de las enfermedades preinvasivas del cuello uterino permanecen sin diagnóstico y sin tratamiento. Por lo tanto, donde los recursos son limitados, las opciones de detección y tratamiento de bajo costo son claramente una alta prioridad.
Las opciones de tratamiento actuales en la práctica clínica son por modalidades ablativas (destructivas) o por escisión. Las revisiones sistemáticas han demostrado que estas modalidades de tratamiento tienen tasas de éxito similares, pero tienen morbilidades diferentes. En el mundo desarrollado, en la mayoría de las clínicas de colposcopia se usa la Escisión por Asa Grande de la Zona de Transformación LLETZ (también conocido como procedimiento de escisión electroquirúrgica con asa - LEEP). Más del 80 % de estos procedimientos se realizan bajo analgesia local y toda la zona de transformación está disponible para su posterior examen histológico. El procedimiento se asocia con un riesgo de hemorragia primaria/secundaria, secreciones prolongada, infección y un riesgo de parto prematuro en embarazos posteriores. Los primeros efectos secundarios pueden ser problemáticos, particularmente en países de bajos recursos. El tratamiento ablativo en forma de coagulación en frío y crioterapia a menudo se recomienda para usar en estos entornos, ya que estos son de bajo costo, requieren una infraestructura mínima y pueden realizarse por profesionales de la salud no médicos capacitados. Sin embargo, algunos estudios han sugerido que la crioterapia tiene una tasa de fracaso más alta en comparación con otras modalidades de tratamiento.
Hay una variedad de enfoques no quirúrgicos aplicados localmente que se han evaluado para el tratamiento de la displasia de cuello uterino, que incluyen; terapia fotodinámica (PDT); uso fuera de la licencia del medicamento contra el citomegalovirus (CMV) cidofovir; aplicación local del activador inmunitario Imiquimod y aplicación directa del fármaco citotóxico 5 flurouracilo (5FU). Aunque algunas de estas modalidades de tratamiento alternativas son prometedoras, sus resultados de tratamiento son inferiores a las tasas de éxito del 80-95 % informadas que se obtienen en las unidades de colposcopia de calidad asegurada.
Un tratamiento eficaz, económico, no quirúrgico y autoaplicado para la displasia de cuello uterino relacionada con e1HPV tendría un gran potencial, particularmente en entornos de bajos recursos. Además, si se minimizan los efectos secundarios con el tratamiento tópico, se mejoraría la adherencia al tratamiento.
Resumen
En la presente se describen composiciones que comprenden lopinavir en combinación con ritonavir para usar como un medicamento en el tratamiento del cáncer o trastornos proliferativos benignos (verrugas) o en la prevención del desarrollo de cáncer en donde el Virus del Papiloma Humano es el causante del cáncer o trastorno.
Además, se proporcionan composiciones farmacéuticas formuladas para aplicación tópica que comprenden una cantidad con eficacia terapéutica de lopinavir y ritonavir en un vehículo aceptable farmacéuticamente.
Además, se describen métodos para tratar un paciente que tiene una displasia del cuello uterino relacionada con e1HPV, que comprende administrar a dicho paciente una dosis con eficacia terapéutica de las composiciones farmacéuticas descritas.
Breve descripción de las figuras
El resumen, así como también la siguiente descripción detallada, se comprende mejor cuando se lee junto con los dibujos adjuntos. Con el fin de ilustrar las composiciones y métodos descritos, en los dibujos se muestran modalidades ilustrativas de las composiciones y métodos. En las figuras:
La Figura 1, que comprende las Figuras 1A-1D, ilustra: A) regresión de una lesión HSIL teñida con yodo de Lugol 1 & 3 meses después del tratamiento - la paciente se volvió negativo para el HPV; B) regresión de una lesión HSIL teñida con yodo de Lugol a los 1 & 3 meses después del tratamiento - la paciente se volvió negativo para e1HPV después de 1 mes y fue normal citológicamente a los 3 meses; C) regresión de una lesión HSIL teñida con yodo de Lugol a los 1 & 3 meses después del tratamiento - la paciente fue HPV negativo al 1 & 3 meses y tuvo citología limítrofe a los 3 meses; y D) una lesión LSIL teñida con yodo de Lugol, que mostró eliminación del HPV y citología normal al 1 & 3 meses después del tratamiento.
La Figura 2, ilustra un diagrama de flujo ilustrativo de detección, prueba y manejo de un paciente, que se usó para el estudio descrito en el Ejemplo 2.
La Figura 3, que comprende las Figuras 3A-3C, ilustra los resultados combinados de la prueba de HPV Cervista®, la citología y el análisis del genotipo del HPV mediante PCR para mujeres diagnosticadas inicialmente con HSIL en el Ejemplo 2. El título de HPV Cervista se indica mediante la altura del gráfico de barras sobre el umbral y el estado de la citología se indica mediante color y sombreado con el tipo de HPV que se muestra sobre la barra. (A) Representa los resultados antes del tratamiento con lopinavir; (B) Representa los resultados después de 4 y (C) 12 semanas después del tratamiento.
La Figura 4, que comprende las Figuras 4A-4C, ilustra los resultados combinados de la prueba de HPV Cervista®, la citología y el análisis del genotipo del HPV mediante PCR para mujeres diagnosticadas inicialmente con ASCUS/LSIL en el Ejemplo 2. El título de HPV Cervista se indica mediante la altura del gráfico de barras sobre el umbral y el estado de la citología se indica mediante color y sombreado con el tipo de HPV que se muestra sobre la barra. (A) Representa los resultados antes del tratamiento con lopinavir; (B) Representa los resultados después de 4 y (C) 12 semanas después del tratamiento.
La Figura 5 ilustra los resultados de la colposcopia con VILI antes (columna izquierda), 4 semanas (columna central) y 12 semanas (columna derecha) después del tratamiento de los pacientes E02, E03, E06, E14 y E12 en el Ejemplo 2. Se usó amplificación x5 con el estado del HPV Cervista® y la citología que se muestra debajo de cada imagen y la patología final (estado CIN) mostrado además en las imágenes de 12 semanas posteriores al tratamiento.
La Figura 6 ilustra una electroforesis en gel de agarosa de productos de PCR específicos de HPV 6 o HPV 11 de bajo riesgo teñidos con bromuro de etidio, amplificados a partir de ADN extraído de frotis de LBC obtenidos de pacientes diagnosticados de displasia de cuello uterino positiva a HPV de alto riesgo tanto antes como después del tratamiento con Lopimune.
La Figura 7, que comprende las Figuras 7A-7B, ilustra los resultados de los Ensayos de Crecimiento AQ96 para células SiHa (A) y Hela (B).
La Figura 8, ilustra los perfiles del gráfico de dispersión de células HeLa no teñidas, teñidas solo con Anexina y solo con PI usadas para optimizar el citómetro y establecer puertas adecuadamente. Esto mostró, además, que se observó muy poco fondo en el cuadrante R4 donde deberían detectarse células apoptóticas en etapa avanzada.
La Figura 9, ilustra el análisis de gráfico de dispersión de cultivos triplicados tratados con 1:1 (lopinavir 12,5 pM ritonavir 12,5 pM) con un análisis adicional de un cultivo repetido 3 veces para determinar la varianza intra ensayo del citómetro. (Nota: las células en el cuadrante R6 se encuentran en etapas más tempranas de apoptosis).
La Figura 10, ilustra el análisis de dispersión de cultivos triplicados tratados con 4:1 (lopinavir 20 pM ritonavir 5 pM) más cultivos tratados con cantidades decrecientes de ritonavir (lopinavir 21 pM ritonavir 4 pM y lopinavir 23 pM ritonavir 2 pM).
La Figura 11, ilustra el gráfico de dispersión que muestra cultivos duplicados tratados con lopinavir 25 pM como un agente único y cultivos triplicados tratados con la misma cantidad de DMSO usada para todos los ensayos de fármacos mostrados.
La Figura 12 es un gráfico que ilustra el análisis de la varianza intra e intermuestra que se produjo dentro y entre los ensayos de apoptosis por citometría de flujo realizados en tratamientos 1:1 (Lop 12,5 pM Rit 12,5 pM).
La Figura 13 es un gráfico de cajas que compara los efectos de los diversos tratamientos farmacológicos sobre los niveles de apoptosis.
La Figura 14 ilustra la muerte celular total en células Hela medida mediante el ensayo de células muertas de Azul de Tripán.
Descripción detallada de las modalidades ilustrativas
Las composiciones y métodos descritos pueden entenderse más fácilmente mediante la referencia a la siguiente descripción detallada tomada junto con las figuras adjuntas, que forman parte de esta descripción.
La referencia a un valor numérico particular incluye al menos ese valor particular, a menos que el contexto indique claramente lo contrario. Cuando se expresa un intervalo de valores, otra modalidad incluye desde un valor particular y/o hasta otro valor particular. Además, la referencia a los valores establecidos en intervalos incluye todos y cada uno de los valores dentro de ese intervalo. Todos los intervalos son inclusivos y combinables.
Cuando los valores se expresan como aproximaciones, mediante el uso del antecedente "aproximadamente", se entenderá que el valor particular forma otra modalidad.
Como se usa en la presente descripción, las formas singulares "un", "una" y "el/la" incluyen el plural.
En la presente descripción se usan las siguientes abreviaturas: virus del papiloma humano (HPV); Células escamosas atípicas de importancia indeterminada (ASC-US); Lesión intraepitelial escamosa de bajo grado (LSIL); Células escamosas atípicas - no pueden excluir HSIL (ASC-H); Lesión intraepitelial escamosa de alto grado (HSIL); Carcinoma de células escamosas (SCC); Células glandulares anormales (AGC); Neoplasia intraepitelial de cuello uterino 1 (CIN1); Neoplasia intraepitelial de cuello uterino 2 (CIN2); Neoplasia intraepitelial de cuello uterino 3 (CIN3); Carcinoma in situ (CIS); Carcinoma de Cuello Uterino Invasivo (ICC).
El término "aproximadamente" cuando se usa en referencia a intervalos numéricos, umbrales, o valores específicos se usa para indicar que los valores enumerados pueden variar hasta en un 10 % del valor enumerado. Como muchos de los valores numéricos usados en la presente descripción se determinan experimentalmente, los expertos en la técnica deben entender que tales determinaciones pueden variar, y muchas veces variarán, entre diferentes experimentos. Los valores usados en la presente descripción no deben considerarse indebidamente limitantes en virtud de esta variación inherente. Por lo tanto, el término "aproximadamente" se usa para abarcar variaciones de ± 10 % o menos, variaciones de ± 5 % o menos, variaciones de ± 1 % o menos, variaciones de ± 0,5 % o menos, o variaciones de ± 0,1 % o menos del valor especificado.
Como se usa en la presente descripción, "tratar" y términos similares se refieren a reducir la gravedad y/o frecuencia de los síntomas inducidos por el HPV, eliminar los síntomas inducidos por el HPV y/o la causa subyacente de dichos síntomas, reducir la frecuencia o probabilidad de los síntomas inducidos por e1HPV y/o su causa subyacente, retrasar, prevenir y/o enlentecer la progresión de los cánceres o trastornos proliferativos benignos inducidos por e1HPV, y mejorar o remediar el daño causado, directa o indirectamente, por las infecciones por HPV. Como se usa en la presente descripción, la frase "dosis con eficacia terapéutica" se refiere a una cantidad de una composición que comprende lopinavir, o más preferentemente lopinavir y ritonavir, como se describe en la presente descripción, eficaz para lograr un resultado biológico o terapéutico particular tal como, pero que no se limita a, resultados biológicos o terapéuticos descritos, o ejemplificados en la presente descripción. La dosis con eficacia terapéutica puede variar de acuerdo con factores tales como el estado de la enfermedad, edad, sexo, y peso del individuo, y la capacidad de la composición de inducir una respuesta deseada en un sujeto. Tales resultados incluyen, pero no se limitan a, la reducción, remisión y/o regresión de la enfermedad maligna o la prevención del desarrollo de la enfermedad maligna, según lo que se determina por cualquier medio adecuado en la técnica.
Como se usa en la presente descripción, "sujeto" incluye un vertebrado, mamífero, animal doméstico o preferentemente un ser humano.
El "vehículo aceptable farmacéuticamente" puede ser cualquier vehículo fisiológico conocido por los expertos en la técnica, que sea útil en la formulación de composiciones farmacéuticas.
Como se usa en la presente descripción, "óvulo" se refiere a una crema o gel que contiene supositorios sólidos o semisólidos configurados para su inserción dentro de la vagina.
En la presente descripción se describen composiciones que comprenden lopinavir y ritonavir para usar como un medicamento en el tratamiento del cáncer o trastornos proliferativos benignos (verrugas) o en la prevención del desarrollo del cáncer. Al contrario de lo que se conoce en la técnica anterior, los inventores descubrieron que, si bien se pensaba anteriormente que ritonavir tenía poca o conocida eficacia en el tratamiento de afecciones relacionadas con e1HPV (ver, por ejemplo, WO2005/053694), lopinavir y ritonavir actúan sinérgicamente para tratar e inhibir la progresión de tales afecciones, con la combinación de agentes activos que produce resultados inesperadamente superiores sobre el uso de cualquiera de los agentes activos solos.
Las composiciones de acuerdo con el primer aspecto de la invención son útiles en el tratamiento del cáncer y particularmente útiles para prevenir el desarrollo de cánceres. En consecuencia, los sujetos normales (es decir, sujetos sin cáncer detectable), los sujetos con células premalignas o particularmente los sujetos propensos al cáncer pueden tratarse de acuerdo con la invención (preferentemente mediante la administración tópica de los inhibidores) con el fin de prevenir el desarrollo de cáncer.
Además, se describe la prevención y el tratamiento de una amplia gama de cánceres tales como el carcinoma de ovario, carcinoma de mama, carcinoma de pulmón, carcinoma uterino, carcinoma de cuello uterino y carcinoma de tiroides. La invención es aplicable, además, en afecciones propensas al cáncer, afecciones precancerosas y cánceres causados por virus oncogénicos del HPV, por ejemplo, formas de virus de papiloma humano (HPV) de alto riesgo o incluso de bajo riesgo.
De acuerdo con una modalidad preferida de la invención, las composiciones pueden administrarse para tratar, y particularmente prevenir, el desarrollo de cánceres de cuello uterino causados por e1HPV (particularmente tipos de HPV de alto riesgo tales como el HPV16). La sorprendente eficacia de las composiciones usadas de acuerdo con el primer aspecto de la invención contra HSIL/CIN relacionadas con el HPV en humanos, no pudo predecirse a partir de ninguno de los estudios de ensayos in vitro, in vivo o ensayos clínicos realizados hasta la fecha.
En los países desarrollados que tienen programas de detección de cáncer de cuello uterino, las pruebas de1HPV y la
citología del cuello uterino se encuentran actualmente en un estado de cambio. En la actualidad, el frotis del cuello uterino (o prueba de Papanicolaou) generalmente se realiza antes de la prueba del HPV con los siguientes procedimientos en dependencia de los resultados obtenidos. Sin embargo, en dependencia de la ubicación geográfica, la prueba de1HPV puede administrarse primero. La Tabla 1 muestra un protocolo de manejo recomendado típico que se basa en los resultados combinados de las pruebas del HPV y Papanicolaou.
Tabla 1: Manejo recomendado de pruebas combinadas de HPV y Papanicolaou

Los resultados de patología que se obtuvieron de las biopsias tomadas en la colposcopia se describen como: Neoplasia intraepitelial del cuello uterino 1 (CIN1); Neoplasia intraepitelial del cuello uterino 2 (CIN2); Neoplasia intraepitelial del cuello uterino 3 (CIN3); Carcinoma in situ (CIS); Carcinoma del cuello uterino Invasivo (ICC). El CIN1 negativo para el HPV es clínicamente equivalente al LSIL y en la actualidad se vuelve a evaluar en 6-12 meses (observar y esperar).
Este protocolo de gestión que se recomienda representa la mejor práctica clínica actual para evaluar a mujeres mayores de 25 años. Puede verse que se recomienda la colposcopia inmediata para cualquier mujer con citología LSIL o superior (HSIL, etc.) en ausencia de una prueba de HPV. Las mujeres con LSIL que muestran ser HPV negativo, vuelven a evaluarse en 6-12 meses.
Una ventana de oportunidad preferida para el uso de compuestos de acuerdo con el primer aspecto de la invención es entre el momento del diagnóstico inicial de la enfermedad con HPV positivo (ASC-Us , LSIL, ASC-H, HSIL) hasta la colposcopia, que generalmente toma aproximadamente 2 semanas o más, en dependencia de los tiempos de espera. Según lo que se observa en la colposcopia, se toma la decisión de tratar con cirugía en esa visita (Ver y Tratar) o tomar biopsias para patología, lo que requiere una visita adicional para la colposcopia aproximadamente un mes después. Claramente, si las visitas para la colposcopia se programan adecuadamente, puede ser ventajoso que el tratamiento de acuerdo con la invención elimine la necesidad de cirugía.
Se prefiere que las composiciones se formulen en un medicamento que sea adecuado para la aplicación tópica. En una modalidad más preferida, el medicamento se formula de tal manera que sea adecuado para la administración tópica de los ingredientes activos al cuello uterino (por ejemplo, como un gel, crema, cápsula blanda, o pesario) para prevenir el desarrollo del cáncer del cuello uterino o para tratarlo (por ejemplo, cáncer debido a tipos de HPV de alto riesgo, tales como el HPV16).
Lopinavir (CAS# 192725-17-0) es un inhibidor de proteasa químicamente designado como [1S-[1R*(R*), 3R*, 4R*]]-N-[4-[(2,6-dimetilfenoxi0acetil]amino]-3-hidroxi-5-fenil-1-(fenilmetil)pentil]tetrahidro-alfa-(1-metiletil)-2-oxo-1(2H)-pirimidinacetamida. Tiene la fórmula molecular C37H48N4O5y un peso molecular de 628,80.
Ritonavir (CAS# 155214-67-5) es un inhibidor de proteasa químicamente designado como 10-hidroxi-2-metil-5-(1-metiletil)-1-[2-(1-metiletil)-4-tiazolil]-3,6-dioxo-8, ácido 11bis (fenilmetil)-2,4,7,12-tetrazatridecan-13-oico, 5-tiazolilmetiléster, [5S-(5R*, 8R*,10R8,11 R*)]. Tiene la fórmula molecular C37H48N6O5S2 y un peso molecular de 720,95.
Se conocen productos farmacéuticos que combinan lopinavir y ritonavir. Por ejemplo, LOPIMUNE® es comercializado por Cipla. Otro ejemplo es KALETRA®, que comercializa Abbott/Abbvie para el tratamiento de infecciones por VIH. Emcure, Ranbaxy, Hetero y Matrix fabrican otros productos.
A manera de ejemplo, KALETRA® se usa por vía oral y está disponible para el consumo oral como una solución que comprende 80 mg de lopinavir y 20 mg de ritonavir por mililitro o como una cápsula blanda para administración oral que comprende 133,3 mg de lopinavir y 33,3 mg de ritonavir.
Inesperadamente, se ha encontrado que las versiones de cápsulas blandas de productos farmacéuticos que comprenden lopinavir y ritonavir (por ejemplo, LOPIMUNE o KALETRA®) pueden administrarse por vía tópica (por ejemplo, insertarse en la vagina para el tratamiento del cuello uterino) para la prevención o el tratamiento de afecciones cancerosas o para la prevención o tratamiento de infecciones virales oncogénicas. En consecuencia, la formulación en cápsula blanda de KALETRA® es un ejemplo de una formulación que puede usarse para aplicación tópica de acuerdo con la invención, aunque existen formas del medicamento en tableta dura que también pueden ser útiles para aplicación tópica directa.
Las cápsulas blandas KALETRA® comprenden ácido oleico, propilenglicol, aceite de ricino PEG 35, agua purificada, gelatina, sorbitol, poliol especial, dióxido de titanio, amarillo ocaso FCF CI15985, triglicéridos de cadena media, lecitina y una tinta de impresión negra (por ejemplo, Opacode WBNSP-78-17734 negro con ARTG No. 3791). Se apreciará que estos ingredientes pueden variarse.
Sin embargo, las cápsulas blandas de KALETRA® están formuladas para la ingestión oral y, en las modalidades preferidas, se prefiere que lopinavir y ritonavir se formulen para adaptarse a la forma en que se administrarán tópicamente como se discute con más detalle a continuación. Por ejemplo, en las formulaciones preferidas para la aplicación tópica en el cuello uterino, la composición no incluye pigmentos, tintes ni tintas. En modalidades ilustrativas, las formulaciones para aplicación tópica al cuello uterino no incluyen dióxido de titanio, amarillo FCF CI15985 ni una tinta negra de impresión.
Las composiciones preferidas para usar de acuerdo con la invención son supositorios vaginales y óvulos que comprenden lopinavir y ritonavir, que al menos excluyen el uso de cápsulas blandas de KALETRA®. Tales supositorios vaginales, u óvulos, pueden estar entre aproximadamente 2 y 8 gramos. Tales supositorios vaginales, u óvulos, típicamente pueden usar polietilenglicol como vehículo principal para los inhibidores. El equilibrio del vehículo puede componerse de ácido oleico, PEG 35, aceite de ricino, agua purificada, gelatina y poliol especial de sorbitol, etc. El Lopinavir y el Ritonavir son prácticamente insolubles en agua y se prefiere que tales bases orgánicas (o equivalentes de estas) se formulen en tales supositorios vaginales.
Las composiciones descritas no solo son útiles para tratar cánceres reales, sino que además son sorprendentemente útiles para prevenir el desarrollo de cáncer, particularmente en pacientes que pueden presentar cualquiera de las lesiones precancerosas descritas previamente en pacientes con HPV positivo. En consecuencia, las composiciones que comprenden Lopinavir y Ritonavir pueden usarse ventajosamente como un profiláctico.
Las composiciones pueden administrarse a sujetos con una disposición genética para desarrollar cáncer (más particularmente carcinoma del cuello uterino) o incluso aquellos que enfrentan riesgo ambiental (por ejemplo, personas expuestas a carcinógenos). En una modalidad preferida, las composiciones pueden administrarse a mujeres que están en riesgo de desarrollar cáncer. Tales mujeres pueden incluir aquellas a las que se les ha diagnosticado una infección por HPV de alto riesgo en el tracto urogenital (y particularmente en el cuello uterino). En el momento del diagnóstico, es posible que no haya ninguna evidencia clínica de que tales mujeres tengan un carcinoma del cuello uterino o incluso células precancerosas del cuello uterino, aunque se cree que las mujeres con tales infecciones corren el riesgo de desarrollar cáncer del cuello uterino. Las composiciones pueden aplicarse tópicamente al cuello uterino de mujeres con una infección viral del cuello uterino con el fin de tratar la infección viral y de esta manera prevenir el desarrollo de cáncer en una fecha futura.
Las composiciones pueden usarse como una monoterapia para prevenir o tratar el cáncer (es decir, el uso de los dos inhibidores en una combinación única) o en combinación con otros compuestos o tratamientos que se usan en la terapia contra el cáncer (por ejemplo, agentes quimioterapéuticos, radioterapia).
Lo más preferido es que las composiciones se usen para tratar humanos (por ejemplo, mujeres con, o en riesgo, de desarrollar cáncer de cuello uterino). Sin embargo, se apreciará que las composiciones, además, pueden tener algún uso veterinario.
Los medicamentos que se usan de acuerdo con la invención pueden tomar varias formas diferentes en dependencia, en particular, de la manera en que el medicamento se aplicará tópicamente. Así, por ejemplo, el medicamento puede estar en forma de un polvo, tableta, cápsula, líquido, pomada, crema, gel, hidrogel, óvulo, supositorio, aerosol, pulverización,
micela, liposoma o cualquier otra forma adecuada que pueda administrarse a una persona o animal. Se apreciará que el vehículo del medicamento de la invención debe ser uno que sea bien tolerado por el sujeto al que se le da y que permita la administración de los inhibidores al sitio afectado o al sitio diana.
En algunos aspectos, las composiciones pueden formularse para uso tópico (por ejemplo, como geles, cremas o pomadas). Por ejemplo, cuando se usa para tratar (o prevenir el desarrollo de) cáncer de cuello uterino, las composiciones pueden formularse como geles, cremas o pomadas que pueden aplicarse directamente al cuello uterino mediante procedimientos que se conocen en la técnica. Alternativamente, las composiciones pueden formularse como un supositorio vaginal (o incorporarse dentro de un pesario) de acuerdo con los procedimientos que se conocen en la técnica.
En otros aspectos, los medicamentos pueden estar en forma de un óvulo. El óvulo puede comprender una crema o gel ubicado dentro de un recubrimiento, el recubrimiento se configura para fundirse y liberar la crema o gel tras su administración intravaginal. Alternativamente, el óvulo puede consistir en una crema o gel que se configura para fundirse al administrarse por vía intravaginal. Las composiciones además pueden formularse como una cápsula blanda en donde la capa externa de la cápsula se disuelve adecuadamente en el sitio de aplicación para permitir la liberación de las composiciones. Por ejemplo, inesperadamente, se ha establecido que las cápsulas blandas KALETRA® (o similares) pueden administrarse al cuello uterino de una mujer que necesita tratamiento. En consecuencia, tales cápsulas son efectivas para la administración tópica de cantidades con eficacia terapéutica de lopinavir y ritonavir al cuello uterino cuando se insertan en la vagina de un sujeto. Sin embargo, como se mencionó anteriormente, las modalidades preferidas de la invención excluyen el uso de composiciones de lopinavir/ritonavir tales como KALETRA® (o similar) que realmente se han formulado para administración oral y las modalidades preferidas incluyen composiciones de lopinavir/ritonavir formuladas para administración tópica (por ejemplo, para el cuello uterino).
Se apreciará que la cantidad de lopinavir y ritonavir que se requiere está determinada por la actividad biológica y la biodisponibilidad, que a su vez depende, en parte, del modo preciso de administración, las propiedades fisicoquímicas de la composición empleada, y si las composiciones se usan como una monoterapia o en una terapia combinada con otros agentes anticancerígenos o anti HIV orales o tópicos. De hecho, además es posible que pueda aplicarse lopinavir/ritonavir tópico además de la dosificación oral de los mismos compuestos u otros inhibidores de proteasa contra e1 HIV. La frecuencia de administración, además, estará influida por los factores que se mencionaron anteriormente y particularmente por la vida media del compuesto dentro del sujeto que se trata.
Las dosis diarias pueden administrarse como una administración única (por ejemplo, como una cápsula blanda, supositorio vaginal, óvulo o pesario). Alternativamente, la administración puede ser dos o más veces durante un día. Como ejemplo, las composiciones (para prevenir el desarrollo de cáncer de cuello uterino) pueden administrarse tópicamente dos veces al día.
Los expertos en la técnica pueden determinar las dosificaciones óptimas que se administran, y que variarán con la fortaleza de la preparación, el modo de administración, y el avance de la afección de la enfermedad. Los factores adicionales que dependen del sujeto particular que se trata resultarán en una necesidad de ajustar las dosificaciones, que incluye, por ejemplo, la edad del sujeto, el peso, el sexo, la dieta, y el momento de administración.
Las cantidades adecuadas de lopinavir en las composiciones que se describen incluyen de aproximadamente 0,1 mg a aproximadamente 2,0 g. En algunas modalidades, la cantidad de lopinavir en la composición puede ser de aproximadamente 10 mg a aproximadamente 1,5 g. En algunas modalidades, la cantidad de lopinavir en la composición puede ser de aproximadamente 100 mg a aproximadamente 1,0 g. En algunas modalidades, la cantidad de lopinavir en la composición puede ser de aproximadamente 150 mg a aproximadamente 900 mg. En algunas modalidades, la cantidad de lopinavir en la composición puede ser de aproximadamente 250 mg a aproximadamente 800 mg. En algunas modalidades, la cantidad de lopinavir en la composición puede ser de aproximadamente 350 mg a aproximadamente 700 mg. En algunas modalidades, la cantidad de lopinavir en la composición puede ser de aproximadamente 500 mg a aproximadamente 600 mg.
La cantidad adecuada de ritonavir en las composiciones que se describen incluye de aproximadamente 0,1 mg a aproximadamente 500 mg. En algunas modalidades, la cantidad de ritonavir en la composición puede ser de aproximadamente 10 mg a aproximadamente 400 mg. En algunas modalidades, la cantidad de ritonavir en la composición puede ser de aproximadamente 20 mg a aproximadamente 300 mg. En algunas modalidades, la cantidad de ritonavir en la composición puede ser de aproximadamente 30 mg a aproximadamente 200 mg. En algunas modalidades, la cantidad de ritonavir en la composición puede ser de aproximadamente 50 mg a aproximadamente 100 mg.
Para un adulto humano, entre aproximadamente 0,1 mg y aproximadamente 2,0 g de lopinavir, y aproximadamente 0,1 mg y aproximadamente 500 mg de ritonavir pueden administrarse preferentemente por vía tópica al tejido diana por día. Preferentemente, entre aproximadamente 10 mg y aproximadamente 1,0 g de lopinavir y aproximadamente 5 mg y aproximadamente 200 mg de ritonavir pueden administrarse tópicamente al tejido diana por día. Con mayor preferencia, entre aproximadamente 100 mg y aproximadamente 600 mg de lopinavir y entre aproximadamente 30 mg y aproximadamente 175 mg de ritonavir pueden administrarse tópicamente al tejido diana por día.
En una modalidad, pueden administrarse aproximadamente 266,6 mg de lopinavir y aproximadamente 66,6 mg de ritonavir por día al cuello uterino de una mujer. Esto puede lograrse mediante la inserción, dos veces al día, de una cápsula blanda de gel de Lopimune que contiene 133,3 mg de lopinavir y 33,3 mg de ritonavir en la vagina de la mujer que está en tratamiento.
En otra modalidad, pueden administrarse aproximadamente 533 mg de lopinavir y aproximadamente 126 mg de ritonavir por día para tratar el cuello uterino de una mujer. Esto puede lograrse mediante la inserción, dos veces al día, de dos cápsulas blandas de gel de Lopimune que contienen 133,3 mg de lopinavir y 33,3 mg de ritonavir en la vagina de la mujer que está en tratamiento.
En una modalidad adicional, pueden administrarse entre aproximadamente 400 mg aproximadamente 600 mg de lopinavir y aproximadamente 100 mg y aproximadamente 150 mg de ritonavir por día para tratar el cuello uterino de una mujer. Esto puede administrarse como un supositorio vaginal único, o un óvulo, una vez al día (preferentemente la última cosa por la noche) y lo ideal es que se aplique entre 2 -4 semanas.
La relación de lopinavir a ritonavir en el medicamento puede variarse. Las relaciones adecuadas de lopinavir a ritonavir en la composición incluyen, por ejemplo, de aproximadamente 1:10 a aproximadamente 10: 1. En algunas modalidades, la relación de lopinavir a ritonavir en la composición es de aproximadamente 1:1. En algunas modalidades, la relación de lopinavir a ritonavir en la composición es de aproximadamente 2:1. En algunas modalidades, la relación de lopinavir a ritonavir en la composición es de aproximadamente 3:1. En algunas modalidades, la relación de lopinavir a ritonavir en la composición es de aproximadamente 4:1. En algunas modalidades, la relación de lopinavir a ritonavir en la composición es de aproximadamente 5:1. En algunas modalidades, la relación de lopinavir a ritonavir en la composición es de aproximadamente 10:1. En algunas modalidades, la relación de lopinavir a ritonavir en la composición es de aproximadamente 1:1a aproximadamente 4.1. En otras modalidades, la relación de lopinavir a ritonavir en la composición es de aproximadamente 1:1a menos de 4:1. En algunos aspectos, se prefiere que la relación de lopinavir a ritonavir sea de aproximadamente 4:1. En otros aspectos, se prefiere que la relación de lopinavir a ritonavir sea inferior a 4:1. Preferentemente, la relación lopinavir:ritonavir exhibe una eficacia sinérgica por encima y más allá de lo que cabría esperar del uso de cualquiera de los agentes activos solos.
El medicamento puede administrarse a un sujeto durante todo el tiempo que requiera el tratamiento. El período de tiempo durante el cual se requerirá tratamiento dependerá de la afección exacta que se encuentra en tratamiento o en prevención y su gravedad. Un experto apreciará que el tratamiento debe mantenerse habida cuenta de una serie de factores que incluirán cualquier requisito para erradicar el virus oncogénico (es decir, e1HPV); para reducir o erradicar células con un fenotipo precanceroso o canceroso; o para reducir o erradicar cualquier tumor. Típicamente, un curso de tratamiento debe ser de 2 a 4 semanas, de 7-21 días o durante aproximadamente 14 días. Después de este tiempo, un médico puede evaluar si el curso del tratamiento ha sido exitoso. Después puede tomarse la decisión de continuar o no el tratamiento.
Se apreciará que un médico puede desear tener en cuenta la menstruación al decidir un régimen de tratamiento para afecciones relacionadas con el cuello uterino. En consecuencia, un régimen de tratamiento preferido puede ser de aproximadamente 14-21 días y puede administrarse entre las menstruaciones. Un médico puede optar por suspender el tratamiento tópico del cuello uterino durante la menstruación y reiniciar un nuevo curso de tratamiento en el próximo ciclo menstrual. A manera de ejemplo, un régimen preferido de tratamiento puede ser: (1 )14 - 21 días de administración; (2) seguido de 1 - 14 días sin tratamiento (durante el cual pueden ocurrir menstruaciones si se trata el cuello uterino); y (3) un ciclo adicional de 14 -21 días de tratamiento si esto se considera médicamente necesario. En una modalidad más preferida, el cuello uterino de una mujer puede tratarse de manera que reciba aproximadamente 266,6 mg de lopinavir y aproximadamente 66,6 mg de ritonavir por día durante 14 -21 días; después el tratamiento puede interrumpirse durante 1 -14 días y puede realizarse una reevaluación clínica; después, si es necesario, puede administrarse un segundo ciclo de tratamiento de aproximadamente 533 mg de lopinavir y aproximadamente 126 mg de ritonavir por día durante otros 14 -21 días. Después del segundo ciclo, puede realizarse una evaluación clínica adicional y tomar una decisión sobre si se requieren o no ciclos de tratamiento posteriores.
Inesperadamente, un ciclo de tratamiento de 14 días es muy efectivo para erradicar la infección viral oncogénica y reducir o erradicar las lesiones precancerosas o cancerosas (ver los Ejemplos).
Por medio de un ejemplo adicional, y sin pretender ser limitante, un régimen de tratamiento preferido para tratar el cuello uterino de una mujer que necesita tratamiento puede ser: ( 1 )14 - 21 días de administración; (2) opcionalmente seguido de 1 - 14 días sin tratamiento (durante lo cual puede ocurrir la menstruación); y (3) un ciclo adicional de 14 - 21 días de tratamiento si esto se considera médicamente necesario. Las mujeres pueden tratarse de manera que reciban entre aproximadamente 400 mg y aproximadamente 600 mg de lopinavir y entre aproximadamente 100 mg y aproximadamente 150 mg de ritonavir por día como una dosis única que idealmente se autoadministra a última hora de la noche (es decir, justo antes de retirarse para dormir).
Además, en la presente descripción se describen composiciones farmacéuticas para aplicación tópica que comprenden una cantidad terapéuticamente efectiva de lopinavir y ritonavir y un vehículo aceptable farmacéuticamente.
En una modalidad, el vehículo aceptable farmacéuticamente puede ser un líquido y la composición puede ser una solución. En otra modalidad, el vehículo puede ser un gel y la composición puede ser un supositorio o pesario. En una modalidad adicional, el vehículo puede ser una emulsión (u otra base aceptable farmacéuticamente) y la composición puede ser una crema.
Los vehículos líquidos se usan en la preparación de soluciones, suspensiones, emulsiones, jarabes, elíxires y composiciones presurizadas. El ingrediente activo puede disolverse o suspenderse en un vehículo líquido aceptable farmacéuticamente, tal como agua, un disolvente orgánico, una mezcla de ambos o aceites o grasas aceptables farmacéuticamente. El vehículo líquido puede contener otros aditivos farmacéuticos adecuados, tales como solubilizantes, emulsionantes, tampones, conservantes, agentes de suspensión, agentes espesantes, colorantes, reguladores de viscosidad, estabilizadores u osmo-reguladores. Los ejemplos adecuados de vehículos líquidos incluyen agua (que contiene aditivos parcialmente como los anteriores, por ejemplo, derivados de celulosa, preferentemente solución de carboximetilcelulosa de sodio), alcoholes (incluidos alcoholes monohídricos y alcoholes polihídricos, por ejemplo, glicoles) y sus derivados, y aceites (por ejemplo, aceite de coco fraccionado y aceite de cacahuete). El vehículo puede ser, además, un éster aceitoso tal como oleato de etilo y miristato de isopropilo. El vehículo líquido para las composiciones presurizadas puede ser un hidrocarburo halogenado u otro propelente aceptable farmacéuticamente.
Se prefiere que la composición farmacéutica sea un supositorio vaginal. Un experto en la técnica puede elegir vehículos convencionales, recubrimientos y otros componentes de supositorios vaginales para formar un supositorio que se caracterice por el hecho de que comprende cantidades con eficacia terapéutica de lopinavir y ritonavir.
Los supositorios vaginales que se prefieren, típicamente, pueden usar polietilenglicol como vehículo principal para lopinavir y ritonavir. El equilibrio del vehículo puede componerse de, por ejemplo, de ácido oleico, PEG 35, aceite de ricino, agua purificada, gelatina, poliol especial de sorbitol o cualquier combinación de estos. El lopinavir y el ritonavir son prácticamente insolubles en agua y se prefiere que tales bases orgánicas (o equivalentes de estas) se formulen en tales supositorios vaginales.
El trabajo in vitro publicado previamente sobre la actividad potencial de lopinavir (solo) contra las líneas celulares de cáncer de cuello uterino positivo para HPV sugirió que lopinavir podría tener alguna actividad contra este tipo de células (Int'l Publ. núm. WO2005/053694). Sin embargo, la mayoría de los compuestos que muestran actividad anticancerígena potencial a partir de los estudios in vitro generalmente no muestran actividad in vivo o en ensayos clínicos en humanos. Por ejemplo, "[a] pesar de su importancia para las evaluaciones de fármacos, los métodos in vitro están asediados por escollos y limitaciones que les son inherentes" (Zips y otros. (2005: In Vivo ene-feb 19 (1) p1-7). De hecho, desde que comenzó el examen formal en 1955, muchos miles de fármacos han mostrado actividad en modelos basados en cultivos celulares o animales, pero solo 39 que se usan exclusivamente para quimioterapia, en oposición a la atención de apoyo, han obtenido la aprobación de la Administración de Alimentos y Medicamentos de los e E.UU. "El problema fundamental en el descubrimiento de fármacos para el cáncer es que los sistemas modelo no son predictivos en absoluto"(Alan Oliff (Director Ejecutivo, Laboratorios de Investigación Merck, West Point, Penilvania)).
El esquema típico de evaluación de fármacos para el cáncer es proceder con una variedad de métodos in vitro que, si tienen éxito, posteriormente conducen a la prueba en una variedad de modelos experimentales in vivo antes de cualquier estudio clínico en humanos (Ver Zips y otros más arriba). La tasa de falla de los compuestos a medida que avanzan a través de esta cascada de pruebas es muy alta. Por lo tanto, dado que solo se realizaron estudios in vitro limitados sobre la actividad de lopinavir (solo) contra líneas celulares de cáncer de cuello uterino positivas para e1HPV, los resultados del ensayo clínico de las composiciones de acuerdo con el primer aspecto de la invención, contra la neoplasia de cuello uterino relacionada con el HPV en humanos (ver Ejemplos 1 & 2), son completamente novedosos, inesperados y notables. Además, la eficacia de lopinavir solo puede considerarse, además, inesperada, y de acuerdo con un aspecto adicional de la invención, se proporciona una composición que comprende lopinavir para usar como medicamento en el tratamiento del cáncer o trastornos proliferativos benignos (verrugas) o en la prevención del desarrollo del cáncer. En consecuencia, puede usarse lopinavir como se contempló anteriormente, pero sin la inclusión de ritonavir.
Preferentemente, la composición farmacéutica comprende una cantidad sinérgica de lopinavir y ritonavir. En algunas modalidades, por ejemplo, la cantidad sinérgica de lopinavir y ritonavir puede ser de aproximadamente 1:1 a aproximadamente 4:1 de lopinavir a ritonavir. En otras modalidades, la cantidad sinérgica de lopinavir a ritonavir puede ser de aproximadamente 1:1 a menos de 4:1 de lopinavir a ritonavir.
Las composiciones farmacéuticas descritas pueden formularse para el suministro intravaginal. Las formulaciones adecuadas para el suministro intravaginal incluyen, pero no se limitan a, un gel, crema, pomada, loción, óvulo, cápsula blanda, supositorio, pesario, o cualquier combinación de estos. En algunos aspectos, la composición farmacéutica puede formularse como un gel. En algunos aspectos, la composición farmacéutica puede formularse como una crema. En algunos aspectos, la composición farmacéutica puede formularse como una pomada. En algunos aspectos, la composición farmacéutica puede formularse como una loción. En algunos aspectos, la composición farmacéutica puede formularse como un óvulo. En algunos aspectos, la composición farmacéutica puede formularse como una cápsula blanda. En algunos aspectos, la composición puede formularse como un supositorio. En algunos aspectos, la composición farmacéutica puede formularse como un pesario. En algunos aspectos, la composición farmacéutica puede formularse como cualquier combinación de las formulaciones anteriores.
En una modalidad preferida, la formulación está sustancialmente libre de pigmentos, colorantes, y/o tintas. Como se usa en la presente descripción, "sustancialmente libre" se refiere a menos del 10 %, preferentemente menos del 5 %, preferentemente menos del 1 %, preferentemente menos del 0,1 % y preferentemente menos del 0,05 %.
En la presente descripción, además, se describen métodos para tratar a un paciente que tiene una displasia del cuello uterino relacionada con el HPV, que comprende administrar a dicho paciente una dosis con eficacia terapéutica de las composiciones farmacéuticas descritas.
Como se usa en la presente descripción, "displasia" abarca lesiones preinvasivas y cáncer. Las lesiones preinvasivas relacionadas con el HPV incluyen la lesión intraepitelial escamosa de alto grado (HSIL), las células escamosas atípicas de importancia indeterminada (ASCUS), y la lesión intraepitelial escamosa de bajo grado (LSIL). Los cánceres relacionados con el HPV incluyen, por ejemplo, neoplasia intraepitelial del cuello uterino (CIN) y cáncer invasivo del cuello uterino (ICC).
Los métodos descritos pueden usarse para tratar la displasia relacionada con e1HPV. En algunos aspectos, por ejemplo, los métodos descritos pueden usarse para tratar HSIL. En algunos aspectos, los métodos descritos pueden usarse para tratar ASCUS. En otros aspectos, los métodos descritos pueden usarse para tratar LSIL. En otros aspectos, los métodos descritos pueden usarse para tratar la CIN. Aún en otras modalidades, los métodos descritos pueden usarse para tratar ICC. Adicionalmente, los métodos descritos pueden usarse para inhibir la progresión de la displasia relacionada con el HPV. En algunos aspectos, por ejemplo, los métodos descritos pueden usarse para inhibir la progresión de HSIL. En algunos aspectos, los métodos descritos pueden usarse para inhibir la progresión de ASCUS. En otros aspectos, los métodos descritos pueden usarse para inhibir la progresión de LSIL. En otros aspectos, los métodos descritos pueden usarse para inhibir la progresión del CIN. Aún en otras modalidades, los métodos descritos pueden usarse para inhibir la progresión de ICC.
La composición farmacéutica puede reducir la gravedad de la displasia relacionada con e1 HPV. La gravedad de la displasia relacionada con el h Pv puede medirse y clasificarse mediante, por ejemplo, los cambios en la histología. Los métodos para realizar histología en biopsias de lesiones relacionadas con e1HPV son bien conocidos en la técnica. En algunas modalidades, por ejemplo, los métodos descritos pueden reducir la gravedad del CIN 3. En algunos aspectos, los métodos descritos pueden reducir la gravedad de CIN3 a CIN2. En otros aspectos, los métodos descritos pueden reducir la gravedad del CIN3 a CIN1. En otros aspectos, los métodos descritos pueden reducir la gravedad del CIN3 a HPV negativo. En otros aspectos, los métodos descritos pueden reducir la gravedad del CIN2 a CIN1. En otros aspectos, los métodos descritos pueden reducir la gravedad del CIN2 a HPV negativo. En otros aspectos, los métodos descritos pueden reducir la gravedad del CIN1 a HPV negativo.
En algunos aspectos de los métodos, el paciente tiene una citología del cuello uterino (por ejemplo, de un frotis de PAP) de HSIL, ASCUS, o LSIL. La administración de la composición farmacéutica al paciente puede reducir la citología del cuello uterino. En algunos aspectos, la citología del cuello uterino se reduce de HSIL a una citología normal. En algunos aspectos, la citología del cuello uterino se reduce de HSIL a ACSUS. En algunos aspectos, la citología del cuello uterino se reduce de HSIL a LSIL. En algunos aspectos, la citología del cuello uterino se reduce de ACSUS a una citología normal. En algunos aspectos, la citología del cuello uterino se reduce de LSIL a una citología normal.
Los análisis histológicos para evaluar y/o calificar la gravedad de la displasia relacionada con e1HPV y la detección citológica pueden realizarse en cualquier período de tiempo adecuado antes, durante, y/o después del tratamiento con las composiciones descritas. En algunas modalidades, los métodos comprenden, además, el control del paciente posterior al tratamiento. Los plazos adecuados para el control posterior al tratamiento incluyen, pero no se limitan a, 4 semanas, 8 semanas, 12 semanas, 16 semanas, 20 semanas, 24 semanas, 28 semanas, 32 semanas, 36 semanas, 40 semanas, 44 semanas, 48 semanas, o 52 semanas después del tratamiento con las composiciones farmacéuticas descritas. En algunos aspectos, por ejemplo, puede realizarse una evaluación histológica al inicio del estudio (antes del tratamiento) y 6 meses después del tratamiento para evaluar los cambios en el estado del CIN. En otros aspectos, puede realizarse un examen citológico al inicio y 6 meses después del tratamiento para evaluar los cambios en la citología del cuello uterino. Aún en otros aspectos, puede realizarse una evaluación histológica y un examen citológico al inicio y 6 meses después del tratamiento para evaluar los cambios en el estado del CIN y la citología del cuello uterino, respectivamente.
La extensión y el grado de una displasia relacionada con el HPV pueden reducirse durante un período de aproximadamente 4 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 4 semanas a aproximadamente 46 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 4 semanas a aproximadamente 40 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 4 semanas a aproximadamente 34 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 4 semanas a aproximadamente 28 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 4 semanas a aproximadamente 24 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden
reducirse de aproximadamente 4 semanas a aproximadamente 18 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 4 semanas a aproximadamente 12 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 6 semanas a aproximadamente 10 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 8 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 12 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 18 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 24 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 30 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 36 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 42 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse de aproximadamente 48 semanas a aproximadamente 52 semanas después de administrar dicha composición.
En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 4 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 5 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 6 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 7 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 8 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 9 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 10 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse, dentro de aproximadamente 11 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 12 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 16 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 20 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 24 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 28 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 32 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 36 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 40 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 44 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 48 semanas después de administrar dicha composición. En algunos aspectos, la extensión y el grado histológico de la displasia pueden reducirse dentro de aproximadamente 52 semanas después de administrar dicha composición.
El grado de citología del cuello uterino puede reducirse de manera similar de aproximadamente 4 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 4 semanas a aproximadamente 46 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 4 semanas a aproximadamente 40 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 4 semanas a aproximadamente 34 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 4 semanas a aproximadamente 28 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 4 semanas a aproximadamente 24 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 4 semanas a aproximadamente 18 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 4 semanas a aproximadamente 12 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 6 semanas a aproximadamente 10 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 8 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 12 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del
cuello uterino se reduce de aproximadamente 18 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 24 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 30 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 36 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 42 semanas a aproximadamente 52 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se reduce de aproximadamente 48 semanas a aproximadamente 52 semanas después de administrar dicha composición.
En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 4 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 5 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 6 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 7 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 8 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 9 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 10 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 11 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 12 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 16 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 20 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 24 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 28 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 32 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 36 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 40 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 44 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 48 semanas después de administrar dicha composición. En algunos aspectos, el grado de citología del cuello uterino se redujo dentro de aproximadamente 52 semanas después de administrar dicha composición.
La dosis con eficacia terapéutica de las composiciones farmacéuticas descritas puede administrarse durante aproximadamente 1 semana a aproximadamente 4 semanas. Después de este tiempo, un médico puede evaluar si el curso del tratamiento ha sido exitoso. Después puede tomarse la decisión de continuar o no el tratamiento.
Se apreciará que un médico puede desear tener en cuenta la menstruación al decidir un régimen de tratamiento para afecciones relacionadas con el cuello uterino. En consecuencia, un régimen de tratamiento preferido puede ser de aproximadamente 14-21 días y puede administrarse entre las menstruaciones. Un médico puede optar por suspender el tratamiento tópico del cuello uterino durante la menstruación y reiniciar un nuevo curso de tratamiento en el próximo ciclo menstrual. A manera de ejemplo, un régimen preferido de tratamiento puede ser: (1 )14 - 21 días de administración; (2) seguido de 1 - 14 días sin tratamiento (durante el cual pueden ocurrir menstruaciones si se trata el cuello uterino); y (3) un ciclo adicional de 14 -21 días de tratamiento si esto se considera médicamente necesario. En una modalidad más preferida, el cuello uterino de una mujer puede tratarse de manera que reciba aproximadamente 266,6 mg de lopinavir y aproximadamente 66,6 mg de ritonavir por día durante 14 -21 días; después el tratamiento puede interrumpirse durante 1 -14 días y puede realizarse una reevaluación clínica; después, si es necesario, puede administrarse un segundo ciclo de tratamiento de aproximadamente 533 mg de lopinavir y aproximadamente 126 mg de ritonavir por día durante otros 14 -21 días. Después del segundo ciclo, puede realizarse una evaluación clínica adicional y tomar una decisión sobre si se requieren o no ciclos de tratamiento posteriores.
Inesperadamente, un ciclo de tratamiento de 14 días es muy efectivo para erradicar la infección viral oncogénica y reducir o erradicar las lesiones precancerosas o cancerosas (ver los Ejemplos).
Por medio de un ejemplo adicional, y sin pretender ser limitante, un régimen de tratamiento preferido para tratar el cuello uterino de una mujer que necesita tratamiento puede ser: ( 1 )14 - 21 días de administración; (2) opcionalmente seguido de 1 - 14 días sin tratamiento (durante lo cual puede ocurrir la menstruación); y (3) un ciclo adicional de 14 - 21 días de tratamiento si esto se considera médicamente necesario. Las mujeres pueden tratarse de manera que reciban entre aproximadamente 400 mg y aproximadamente 600 mg de lopinavir y entre aproximadamente 100 mg y aproximadamente 150 mg de ritonavir por día como una dosis vaginal única que idealmente se autoadministra a última hora de la noche (es decir, justo antes retirarse para dormir).
En algunas modalidades, la composición puede administrarse dos veces al día durante 14 días.
En algunas modalidades, la composición induce apoptosis de células infectadas por HPV.
EJEMPLOS
Ejemplo 1 - la combinación de lopinavir y ritonavir es útil para prevenir o tratar afecciones malignas causadas por infecciones por HPV
Se realizaron experimentos para demostrar que una combinación de lopinavir y ritonavir era útil para prevenir o tratar afecciones malignas causadas por infecciones por HPV. Las cápsulas blandas de gel de Lopimune (Kaletra®) se usaron para ilustrar la eficacia de la terapia combinada de lopinavir y ritonavir.
Métodos experimentales
Características del paciente: Sujeto a la aprobación del Comité de Ética de1Hospital Nacional de Kenyatta, más de 800 mujeres de Kenia tuvieron la oportunidad de hacerse una prueba gratuita de Virus del Papiloma Humano (HPV) (Cervista® HR Hologic Inc., EE.UU.) seguida de prueba de citología de cuello uterino de base líquida (LBC) (ThinPrep®, Hologic Inc., EE.UU.). Los sujetos del estudio se reclutaron de pacientes que asistían a la Clínica de Planificación Familiar y de Ginecología para pacientes ambulatorios del Hospital Nacional Kenyatta en Nairobi de acuerdo con los siguientes criterios: Inclusión:
1. Debe ser mayor de 18 años.
2. Estuvo de acuerdo libremente para unirse al estudio después de una amplia información y asesoramiento y acordó dar su consentimiento informado por escrito.
3. Fueron capaces de recibir y comprender la información verbal y escrita sobre el estudio.
4. Listo y dispuesto a cumplir con el cronograma de seguimiento del estudio.
Exclusión:
1. Menores de 18 años de edad.
2. No cumplir con los criterios de inclusión anteriores.
3. Condiciones preexistentes en las que el muestreo de sangre puede aumentar el riesgo de complicaciones, por ejemplo, enfermedad de células falciformes.
4. Una prueba de HIV positiva.
5. Pacientes que están demasiado enfermas para dar su consentimiento informado.
Se recogieron muestras de ThinPrep® LBC de más de 800 mujeres que cumplieron los criterios de inclusión anteriores en Nairobi entre el 1 de marzo y el 30 de agosto de 2013 y estas se enviaron a la Universidad de Manchester para análisis de laboratorio.
La prueba de HPV Cervista®: La prueba de HR HPV Cervista® HR identifica si alguno de los 14 tipos diferentes de HPV de alto riesgo (Tipos 16, 18, 31, 33, 35, 39, 45, 51, 52, 56, 58, 59, 66, 68) están presentes y fue la primera prueba de este tipo aprobada por la FDA. La prueba de HR HPV Cervista® no determina el tipo específico de HPV de alto riesgo presente. La máquina Cervista® medium Throughput Automation (MTA) es un dispositivo totalmente automatizado, controlado por CPU, que proporciona un sistema de 'muestra que entra - resultado que sale' con una participación mínima del usuario. Mediante el uso de 2 mL de muestra de frotis del cuello uterino, que se almacena en la solución ThinPrep® Pap Test PreservCyt®, la máquina Cervista® MTA inicialmente realiza una extracción de ADN completamente automatizada antes de colocar el ADN extraído ultra puro en una placa de ensayo de 96 pocillos. Posteriormente, mediante el uso del ADN ultra puro, la máquina Cervista® MTA configura el ensayo Cervista® HPV HR que usa la química Invader®, un método de amplificación de señal basado en FRET para la detección de secuencias específicas de ácido nucleico. Al combinar señales específicas de HPV con secuencias constitutivas control de referencia, el sistema está completamente controlado y validado internamente.
Se basa en la señal en lugar de en la tecnología de amplificación de ADN y es 100 % efectivo en la detección de lesiones intraepiteliales escamosas de alto grado (HSIL) del cuello uterino. El ADN genómico se extrajo como se describe y se aplicó a la máquina Cervista®.
Citología Basada en Líquido: los portaobjetos ThinPrep® LBC de todas las mujeres se prepararon mediante el uso del procesador Hologic Thinprep T2000. Después se procesaron con un sistema automatizado de tinción para la tinción de Papanicolaou y la colocación del cubreobjetos en los Laboratorios de Citología Regional del NHS del Centro de Manchester. Los portaobjetos de LBC de mujeres identificadas por Cervista® como positivas para e1HPV de alto riesgo
se escanearon mediante el uso del ThinPrep Dual Review Imager con un informe final de citología realizado por un citopatólogo consultor (Dr. Mina Desai CBE).
Tratamiento con cápsulas blandas de gel de Lopimmune (CIPLA) (Kaletra, Abbvie): las mujeres identificadas como Cervista® positivas para los tipos de HPV de alto riesgo, que además se identificaron como positivas para HSIL o enfermedad de bajo grado (LSIL), se inscribieron como participantes en el estudio. Después se examinaron mediante colposcopia y se fotografiaron (video colposcopio Welch Allyn) mediante inspección visual con yodo de Lugol (VILI, conocido además como prueba de Schiller). VILI identifica la extensión de las lesiones precancerosas que aparecen de color amarillo azafrán brillante, mientras que el epitelio escamoso normal aparece marrón oscuro. Posteriormente se les proporcionó un suministro de cápsulas blandas de gel de Lopimune (normalmente recetadas para administración oral) para cubrir un período de tratamiento de dos semanas mediante la administración de 1 cápsula dos veces al día como un pesario intravaginal en este período durante el cual se les pidió abstenerse de la actividad sexual. Además, las mujeres se entrevistaron rutinariamente durante el período de tratamiento por cualquier reacción adversa tal como escozor, inflamación, etcétera. Dos semanas después de finalizar el tratamiento de dos semanas, las mujeres se llamaron para examinar mediante colposcopio con VILI, se volvieron a fotografiar y se recogió una muestra de ThinPrep® LBC que se envió a Manchester para la prueba de HPV Cervista® HR y la citología del cuello uterino como se describió anteriormente.
Dos meses más tarde, se volvieron a llamar a las mujeres, se les examinó mediante colposocopia más VILI, se volvieron a fotografiar y se recogieron nuevamente muestras de ThinPrep® LBC. Además, también se tomaron biopsias por ponche y se fijaron en formalina. Este material se envió a Manchester para pruebas de Cervista® HR HPV más citología del cuello uterino ThinPrep® en LBC mientras que las biopsias de ponche se incluyeron en parafina y se evaluaron por histopatología.
Resultados
La Figura 1A, B, C & D muestran la tinción de VILI más el estado del HPV y el informe de citología de ejemplos representativos antes y después del tratamiento con Lopimune como un pesario, y la Tabla 2 resume los resultados para 18 pacientes en el ensayo.
Tabla 2: Resumen de los resultados del tratamiento con Lopimmune

Hasta la fecha, 11 de 17 pacientes (65 %) diagnosticadas como Cervista HPV ve con HSIL antes del tratamiento, se volvieron citológicamente normales 1 mes después del inicio del tratamiento con Lopimmune. La paciente 5 se diagnosticó con HPV+ve LSIL antes del tratamiento y fue citológicamente normal 1 y 3 meses después del inicio del tratamiento con Lopimune. Seis pacientes con HSIL (núms. 2, 6, 7, 8, 9 & 10) no mostraron mejoría en la citología al cabo de 1 mes, aunque dos de ellas (2 & 9) posteriormente se volvieron negativas para el HPV con citología normal o en el límite a los 3 meses, y 7 se convirtió en LSIL a los 3 meses. Una paciente con HSIL (núm. 3) fue citológicamente normal pero aún positiva para el HPV a 1 mes y posteriormente se le diagnosticó HSIL a los 3 meses. 8 de 18 (44 %) pacientes se convirtieron en Cervista HPV negativas al cabo de 1 mes y, aunque una de estas (núm. 9) fue HPV+ve al cabo de 1 mes, esta paciente se volvió negativa a los 3 meses.
En resumen, 15 de 18 (85 %) pacientes tratadas mostraron normalización o citología mejorada durante el seguimiento de 3 meses y solo una de ellas regresó a HSIL durante este período. De las 16 que respondieron, 10 pacientes (66 %) se convirtieron en HPV negativas durante este período
Conclusiones
No se informaron reacciones adversas de ninguno de las pacientes tratadas. Una cápsula blanda de gel de Lopimune administrada como pesario dos veces al día durante dos semanas es eficaz para el tratamiento curativo de algunas lesiones HSIL positivas para HPV dentro de uno a tres meses de comenzar el tratamiento, como se ilustró en la Figura 1 A & B. A esta dosis, algunas pacientes se volvieron HPV negativas a un mes, con citología HSIL, que después se convirtió en citología normal a los tres meses (Figura 1C). Con esta dosis de tratamiento, las lesiones LSIL con HPV positivas se volvieron HPV negativas y la citología fue normal al mes (Figura 1D).
La Tabla 2 resume los resultados que muestran que las cápsulas blandas de gel de Lopimune (KALETRA®) tienen un efecto curativo pronunciado contra la infección por HPV en el cuello uterino, y las lesiones que esto causa, cuando se administra a una dosis de 1 cápsula (o contenido equivalente de fármaco) dos veces al día durante un período de 2 semanas.
Ejemplo 2 - expansión y refinamiento de los ensayos descritos en el ejemplo 1
Métodos
Pacientes y centros de estudio: se realizaron pruebas de diagnóstico clínico y básico en e1Hospital Nacional de la Universidad de Nairobi/Kenyatta (KNH), Kenia, mientras que los aspectos científicos del estudio que requerían equipos especializados se realizaron en el Laboratorio de Oncología Viral, Hospital St Marys en Manchester, Reino Unido. El ensayo se realizó entre el 01/03/2013 y el 11/01/2013 y se reclutaron pacientes, que fueron mujeres que asistían a la clínica ambulatoria de Planificación Familiar y Ginecología en K.N.H. para un seguimiento de rutina.
Proceso de inclusión y procedimientos: El protocolo de estudio se ilustra en la Figura 2. Brevemente, en la etapa de selección, las participantes potenciales recibieron la hoja de información del paciente, asesoramiento adecuado y, las que estaban dispuestas a participar dieron su consentimiento informado firmado. Posteriormente, se usó un cuestionario para tomar los datos sociodemográficos, la historia sexual y las características clínicas. Se extrajo sangre para una prueba de HIV mediante el uso de Determine™ (Abbott, EE.UU.) y en caso de ser positiva se confirmó mediante Unigold™ (Trinity Biotech, Irlanda). A todas las pacientes se les realizó un examen con espéculo durante el que se tomaron dos muestras del cuello uterino mediante cepillado. El primero de estos se usó para las pruebas de LBC ThinPrep® y HPV, y las muestras se enviaron inmediatamente a Manchester. El segundo se usó para una prueba de frotis convencional según los procedimientos de detección de Papanicolaou estándar que se examinó e informó en Nairobi. Las pacientes se revisaron después de un mes, momento en el cual aquellas que eran HIV negativas y HPV positivas con citología del cuello uterino anormal, se incluyeron en el ensayo de Lopimune.
En el momento de la inclusión, se realizó un examen pélvico que incluyó una colposcopia del momento inicial. Inicialmente se visualizó la morfología del cuello uterino con ácido acético (VIA) seguido de yodo de Lugol (VILI) mediante el uso de un aumento de x5 (Video Coloposcope, Welch Allyn, Nueva York, EE.UU.). Esto se realizó de acuerdo con las prácticas clínicas estándar y se registraron las imágenes (Sankaranarayanan R y otros. Int J Cancer. 2003 Sep 1; 106(3):404-8). Se extrajo sangre para un conteo sanguíneo completo, urea, creatinina, electrolitos y pruebas de función hepática.
Después, cada paciente recibió un suministro de cápsulas blandas de gel de Lopimune (CIPLA, India) para la inserción vaginal de una cápsula dos veces al día durante 2 semanas. Se programaron dos visitas adicionales por semana durante las dos semanas de duración de la terapia con Lopimune, período en el cual se completó un cuestionario para evaluar la aparición de reacciones adversas a los fármacos y la adherencia a los tratamientos con los fármacos. Las pacientes incluidas tenían visitas seriadas programadas a las 1, 2, 4, 8, 12 y 16 semanas. Las muestras de seguimiento LBC ThinPrep® se tomaron a las 4 y 12 semanas y se enviaron a Manchester para citología y pruebas de HPV. Además, se realizó una colposcopia con VILI a las 4 y 12 semanas y en el último momento se tomaron biopsias finales mediante ponche. Además, en estas visitas se extrajo sangre para pruebas clínicas iniciales, como se describió anteriormente. La visita de las 8 semanas fue para evaluar las posibles reacciones a los fármacos y recordar a las mujeres que se tomaría una biopsia mediante ponche de cualquier área anormal detectada mediante VIA o VILI en el cuello uterino, en la visita
de la semana 12. Las biopsias se almacenaron en formalina tamponada al 10 % y se enviaron a Manchester. Aquellas pacientes diagnosticadas con enfermedad de alto grado positiva al HPV, después del tratamiento, se remitieron para realizar procedimiento de escisión electroquirúrgica con asa (LEEP). Estas se revisaron nuevamente a los 5 meses y se les recomendó continuar con la prueba de Papanicolaou de rutina a los 6 meses posteriores.
Prueba Cervista® HR-HPV: todas las muestras de ThinPrep® LBC enviadas a Manchester se analizaron por personal capacitado y certificado por Hologic (Hologic, Bedford, MA). La prueba de HPV a las muestras de LBC se realizó mediante el uso de la prueba de HPV HR Cervista aprobada por la FDA (Day y otros J Clin Virol. 2009 Jul;45 Suppl 1:S63-72) junto con la plataforma automatizada Cervista MTA (Hologic) de acuerdo con las instrucciones del fabricante. Este sistema proporciona extracción de ADN ultrapuro y pruebas de HPV en una unidad sellada que no requiere la intervención del usuario después del inicio. En resumen, Cervista usa tres mezclas maestras de sondas de oligonucleótidos patentadas, diseñadas para detectar 14 tipos de HPV de alto riesgo dentro de tres grupos familiares basados en similitudes filogenéticas: La Mezcla 1 detecta los tipos 51, 56 y 66; la Mezcla 2 detecta los tipos 18, 39, 45, 59 y 68; La Mezcla 3 detecta los tipos 16, 31, 33, 35, 52 y 58. Una sonda del gen de histona 2 humana separada sirve como un control interno para el contenido de ADN celular dentro de la muestra de LBC. Una señal positiva de HPV se indica mediante una señal fluorescente por encima de un valor de corte derivado empíricamente. Antes y después del análisis, todas las muestras de LBC se almacenaron a 4 °C en un refrigerador controlado.
Genotipado del HPV: el ADN ultrapuro aislado de cada muestra ThinPrep® LBC que se usó para la prueba Cervista®, se analizó después mediante PCR para analizar qué genotipos de HPV estaban presentes en cada muestra positiva de la mezcla maestra Cervista. Se usó un método novedoso multiplex de arranque en caliente, que detecta simultáneamente los ORF LI, E6 y E7 del HPV tipo 16, 18, 31, 33, 35, 39, 45, 51, 52, 56, 58, 59, 66, 68 y 70 como se describe en Maranga y otros. (Open Virol J. 2013;7:19-27). Cada ensayo se repitió un mínimo de tres veces.
Citología de cuello uterino ThinPrep® de LBC: la preparación en portaobjetos de LBC se realizó mediante el uso de la unidad de preparación de portaobjetos automatizada del sistema ThinPrep-2000 (Hologic), de acuerdo con las instrucciones del fabricante y la tinción de Papanicolaou (Hologic) en los Laboratorios de Citología Regional (Edificio de Ciencias Clínicas, Manchester Royal Infirmary, Reino Unido). El Dr. M Desai realizó el informe de LBC mediante el uso de un Sistema de Revisión Dual de Imágenes (Hologic).
Patología del cuello uterino: las muestras de biopsia final por ponche de 3 mm de la zona de transformación del cuello uterino y las lesiones positivas para VILI se transportaron a Manchester, se incluyeron en parafina y se cortaron secciones de 3-4 |jm a 3 niveles de acuerdo con las prácticas estándar de laboratorio de patología. Después, las secciones se tiñeron con hematoxilina y eosina, y se informaron por separado por dos patólogos (Dr. MP Okemwa - Kenia y Dr. H Stringfellow - un patólogo especializado en ginecología en el Reino Unido). Los casos en que hubo desacuerdo se revisaron independientemente por un tercer patólogo ginecológico (Dr. B. Da Gama-Rose).
Resultados
Detección primaria de citología y HPV: De 805 mujeres HIV negativas que recibieron la prueba Cervista HR-HPV, 164 (20,4 %) fueron positivas para HPV de alto riesgo. De estas, la citología mostró que 28 (17,1 %) tenían HSIL, 11 (6,7 %) tenían LSIL y 21 (12,8 %) tenían ASCUS. Cinco (3,0 %) se diagnosticaron con ICC y se remitieron para biopsia inmediata y tratamiento posterior (histerectomía). El hallazgo de que el 20,4 % de las mujeres de Kenia fueran positivas para e1HR-HPV con una incidencia global de 3,5 % para HSIL fue completamente consistente con un estudio reportado (Maranga y otros, más arriba) y pudiera predecirse a partir de una población no seleccionada de este tipo. De las 28 mujeres identificadas con HSIL, 5 se perdieron durante el seguimiento y 23 finalmente se incluyeron en el ensayo. En vista de esto, unas 17 mujeres adicionales con ASCUS o LSIL se incluyeron para aumentar la potencia del estudio.
La Tabla 3 muestra los resultados de la prueba primaria de Cervista® HR-HPV, análisis del genotipo de HPV mediante PCR, ThinPrep® LBC y pruebas convencionales de frotis que se realizaron en las 23 mujeres diagnosticadas con HSIL. Cuando se combinaron, se detectó una incidencia relativamente alta de los tipos de HPV 16 y 18, que en conjunto cuentan para 10/23 (43,5 %) de los casos. Con 5 infecciones, el tipo 52 fue el siguiente más común seguido de 4 infecciones cada una para los tipos 35, 58 y 33. En una ocasión (E02) Cervista® detectó un resultado positivo para más de una mezcla maestra, mientras que la PCR solo detectó un genotipo de HPV presente, lo que podría deberse a diferencias en la sensibilidad entre estos métodos. Se observó una buena concordancia entre HSIL diagnosticado por LBC en Manchester y las pruebas de frotis convencionales realizadas en Kenia con solo 3/23 disparidades. Los pacientes E1 y E11 se diagnosticaron con ASC-H mediante citología convencional y E7 con LSIL.
Tabla 3: Características de las pacientes mujeres diagnosticadas con HSIL antes del tratamiento

La Tabla 4 muestra los mismos datos para las 17 mujeres diagnosticadas inicialmente con LSIL/ASCUS y demuestra una mayor variación entre el diagnóstico basado en LBC y la prueba de frotis convencional donde se informaron 5/17 diagnósticos diferentes. El análisis del genotipo del HPV mostró que 6/17 (35,4 %) fueron positivos para los tipos 16 y 18, seguidos del tipo 35 con 5 positivos, el tipo 56 con 4 positivos y los tipos 58 y 33, ambos con 3 positivos. Curiosamente, dos muestras (E33 y E40) fueron positivas para Cervista Mix 1, pero la PCR no detectó ninguno de los genotipos de Mix 1, lo que nuevamente podría estar relacionado con la sensibilidad. La edad promedio de las mujeres en la tabla 3 fue de 34,22 años y 33,76 años para la tabla 4.
Tabla 4: Características de las pacientes mujeres diagnosticadas con ASCUS/LSIL antes del tratamiento

Tratamiento con Lopimune de mujeres diagnosticadas inicialmente con HSIL: todas las mujeres que se muestran en la Tabla 3 recibieron un curso de dos semanas de 1 cápsula de Lopimune dos veces al día, autoadministrado como un supositorio vaginal. Durante este período de tratamiento, las entrevistas realizadas cada 2 días no informaron reacciones adversas, tales como sensaciones vaginales inusuales, secreción, vaginitis, cervicitis, vulvitis, escozor, ardor, sequedad o entumecimiento vaginal. La repetición de las pruebas clínicas de seguimiento realizadas a las semanas 1, 2 y 4 después del tratamiento tampoco reveló motivo de preocupación.
Los resultados de las pruebas repetidas de ThinPrep® LBC y Cervista® HPV realizadas 4 y 12 semanas después del inicio del tratamiento se resumen en la Figura 3A, B y C donde los genotipos de HPV presentes se muestran encima de cada barra. La altura de la barra indica el nivel de HPV detectado en cada paciente y demuestra que se observó una caída en los niveles de infección por HPV posterior al tratamiento en 19/23 mujeres (82,6 %), con el virus no detectado en 12/23 mujeres (52,2 %) 12 semanas después del inicio del tratamiento.
Después de solo 4 semanas (Figura 3B), 14/22 pacientes (63,6 %) habían vuelto a la citología normal y 3/22 (13,6 %) ahora tenían una enfermedad de menor grado, lo que demuestra una respuesta positiva en el 76,9 % de las mujeres. Después de 12 semanas (Figura 3C) 14/22 mujeres (63,6 %) todavía tenían una citología normal con 4/22 (18,2 %) que ahora presentan displasia de menor grado, lo que indica una respuesta positiva general en el 81,8 % de las mujeres. A
las 4 y 12 semanas se reportó un total de 22 pacientes, pues E19 tenía una celularidad inadecuada para la prueba de HPV y la citología a las 4 semanas, mientras que E15 era adecuada para la prueba de HPV, pero no para la citología a las 12 semanas.
La Tabla 5 compara los resultados de histopatología con la citología y la prueba Cervista HPV. Puede verse que 13/22 (59,1 %) no tenía neoplasia detectable y 4/22 (18,2 %) tenía CIN1, lo que potencialmente demuestra una respuesta positiva al tratamiento del 77,3 %. Solo 4/22 (18,2 %) tenían CIN2 o CIN3 y 1/22 (4,5 %) tenían hCGIN. Un total de 22 pacientes se reportaron por patología, ya que las biopsias obtenidas de E19 a las 12 semanas no fueron adecuadas.
Tabla 5: Resultado del tratamiento de mujeres con pretratamiento para HSIL a los 3 meses

Tratamiento con Lopimune de mujeres diagnosticadas inicialmente con ASCUS/LSIL: En cuanto a las pacientes diagnosticadas con HSIL, todas las mujeres que se muestran en la tabla 4 recibieron un curso de dos semanas de 1 cápsula de Lopimune dos veces al día, autoadministrado como supositorio vaginal y no se informaron reacciones adversas.
Los resultados de las pruebas repetidas de ThinPrep® LBC y Cervista® HPV realizadas a las 4 y 12 semanas después del inicio del tratamiento se muestran en la Figura 4A, B y C. Se observó una caída en los niveles de infección por HPV posterior al tratamiento en 11/17 mujeres (65,7 %), con el virus no detectado en 7/17 mujeres (41,1 %) 12 semanas después del tratamiento.
De 16 portaobjetos LBC satisfactorios, 8 (50 %) habían vuelto a la citología normal, 6 (35,3 %) todavía tenían ASCUS o LSIL y 2 (12,5 %) se informaron con HSIL después de 4 semanas (Figura 4B). Después de 12 semanas, puede verse que 10/16 mujeres (62,5 %) tenían citología normal, 4/16 mujeres (25,0 %) tenían a Sc US o LSIL y 2/16 mujeres (12,5 %) ahora tenían HSIL (FIG. 4C).
La Tabla 6 muestra la comparación de los resultados de histopatología con la citología y la prueba Cervista HPV. Puede verse que 9/17 (52,9 %) no tenían evidencia de neoplasia, 6/17 (35,3 %) tenían CIN1 y 2/17 (11,8 %) tenían CIN1/2.
Tabla 6: Resultado del tratamiento de mujeres con pretratamiento LSIL/ASCUS a los 3 meses

Colposcopia con VILI: La Figura 5 muestra imágenes colposcópicas VILI del cuello uterino de 5 casos diagnosticados con HSIL tomadas antes, 4 y 12 semanas después del tratamiento con cápsulas con Lopimune. La tinción amarilla/naranja extensa característica del epitelio displásico pobremente glucogenado, estuvo claramente presente en todas las imágenes de pre-tratamiento del ectocérvix y los casos que se muestran se eligieron deliberadamente para ilustrar los tipos de respuesta observada. La mayoría de las pacientes mostraron una reducción del epitelio displásico, según lo detectado por VILI, lo que se asoció con una disminución de la gravedad de la enfermedad según lo indicado por e1HPV, la citología y/o el estado de la patología. Por ejemplo, la paciente E02 se convirtió en HPV negativa a las 4 y 12 semanas y además mostró claramente una marcada regresión del epitelio displásico detectado por VILI, aunque todavía estaba presente un pequeño foco de CIN2. La paciente E03 permaneció positiva para el HPV a las 4 y 12 semanas, con citología normal a las 4 semanas y, sin embargo, mostró citología HSIL con CIN1 y hCGIN a las 12 semanas. E06 se mantuvo positiva para el HPV con citología HSIL después de 12 semanas, aunque la patología posteriormente mostró que se trataba de CIN1. E14 y E12 mostraron un retorno a la citología normal a las 4 y 12 semanas sin presencia de CIN a las 12 semanas, aunque E12 permaneció positiva para el HPV.
Discusión
Fue esencial disponer de una formulación adecuada para el suministro vaginal del medicamento directamente al cuello uterino con objeto de extrapolar las observaciones preclínicas en los ensayos clínicos. Cuando se usa para la terapia oral contra el HIV, el lopinavir normalmente se coadministra en una relación de 4:1 con ritonavir (Lopimune-CIPLA; Kaletra-Abbvie). Se decidió, debido a problemas de costo y suministro, abstenerse de reformular específicamente lopinavir para uso vaginal y los inventores optaron por usar la forma comercialmente disponible del medicamento Lopimune como cápsula de gelatina administrada por vía oral como un supositorio vaginal.
Se eligió una dosis máxima de dos veces al día durante dos semanas sobre la base de la facilidad de aplicación y la probabilidad de adherencia al tratamiento por el paciente, ya que el objetivo principal de este estudio era evaluar la tolerabilidad y cualquier reacción adversa. Se eligió HSIL como la enfermedad primaria para la indicación, ya que este es el tipo más persistente de lesión preinvasiva del cuello uterino relacionada con e1HPV. De hecho, aunque una proporción de HSIL positivo para HPV de alto riesgo puede regresar a la normalidad si no se trata, el trabajo previo ha demostrado
que el tiempo promedio para que esto ocurra es de aproximadamente 18-30 meses. Además, se conoce que las infecciones por HPV son mucho más persistentes cuando está presente HSIL.
Para identificar aproximadamente 30 mujeres con HSIL, el trabajo previo había indicado que sería necesario evaluar 600 800 mujeres para este propósito (Maranga y otros supra). El número real examinado fue 821 y la prueba Cervista® HPV-HR se usó como prueba primaria seguida de LBC y prueba de citología convencional. La citología se usó para el diagnóstico previo al tratamiento con preferencia a la patología, ya que esto limitaría el daño al cuello uterino relacionado con el muestreo de tejidos, debido a que esto puede afectar la historia natural de las lesiones del cuello uterino lo que, a su vez, puede afectar el resultado del tratamiento. Además, dado que el estudio tenía como objetivo principal evaluar la tolerabilidad de un nuevo tratamiento, se consideró deseable limitar el daño previo al tratamiento del ectocervix. Con respecto al diagnóstico inicial, se usaron dos informes de citología independientes y además está muy claro que una prueba de HPV de alto riesgo positiva mejora la sensibilidad de la detección de CIN2+.
Los resultados de este estudio proporcionan evidencia que sustenta el uso reivindicado de Lopimune y, en particular, el uso de Lopimune como una terapia aplicada localmente para la enfermedad preinvasora del cuello uterino relacionada con el HPV. La observación de que, después de un breve tratamiento de 2 semanas, >60 % de las mujeres, inicialmente diagnosticadas con HSIL positivo para HPV de alto riesgo volvieron a la citología normal en 12 semanas, es notable y está sustentada por una disminución de la gravedad de la enfermedad en otras mujeres, lo que proporciona una respuesta positiva general al tratamiento en >80 % de las mujeres. Además, es interesante que >50 % de estas pacientes fueron HPV negativas después de 3 meses.
El análisis de histopatología a las 12 semanas confirmó en gran medida estas observaciones, pero con algunas diferencias. Por ejemplo, la paciente E02 tenía citología normal y VILI y era HPV negativa, mientras que la patología mostró una pequeña región de CIN2. E06 y E29 mostraron HSIL a las 12 semanas, pero se informaron como CIN1. E07 y E13 mostraron LSIL a las 12 semanas, pero se informaron como CIN1-CIN2. E08 y E21 fueron citología normal y HPV negativa, pero se informaron como CIN1. Independientemente de estas diferencias entre citología y patología, esto último todavía mostró que ~el 60 % de las mujeres no tenían neoplasia detectable a las 12 semanas y otras habían disminuido la gravedad de la enfermedad (CIN1), lo que indica una respuesta positiva combinada en ~77 % de las mujeres. Lo más significativo es que estas tasas de regresión son mucho más altas de lo que se podría predecir para los casos no tratados de HSIL positivos para HPV de alto riesgo.
Aunque se identificaron 32 mujeres con ASCUS/LSIL, solo 17 se eligieron al azar para la inclusión en el ensayo, ya que solo había fondos disponibles para dar seguimiento a un máximo de 40 pacientes. La respuesta al tratamiento de estas tal vez no fue tan sorprendente como para las pacientes con HSIL ya que se conoce que el primero tiene una mayor tasa de regresión espontánea. Sin embargo, es posible además que las mujeres que conocían su diagnóstico de ASCUS/LSIL hayan cumplido menos el tratamiento que las diagnosticadas con HSIL. No obstante, >60 % tenía citología normal a las 12 semanas y la patología confirmó la ausencia de neoplasia en >52 %. Dado que el trabajo anterior ha demostrado que el tiempo para la regresión natural de ASCUS o LSIL positivo para HPV de alto riesgo es generalmente entre 12 y 24 meses, las tasas de regresión observadas con la terapia con Lopimune son mayores de lo que se podría predecir por causas naturales. Aun así, se observó que dos mujeres (E36 y e 39) progresaron a CIN2 durante el período de 3 meses, que puede indicar que la dosis de tratamiento y el régimen que se usó en el estudio son subóptimos. De hecho, la observación de que algunas mujeres mostraron una mejora transitoria en el HPV y/o la citología a las 4 semanas, pero después desarrollaron citología/patología anormal positiva al HPV a las 12 semanas, sustenta esta conclusión (ver Figura 2 y Figura 3 E03, E13, E17 y E39). La dosis y los regímenes de tratamiento más preferidos se contemplan en la descripción.
Con respecto a los diferentes genotipos de HPV presentes, no hubo una correlación significativa con la respuesta al tratamiento para ninguno de los identificados ni hubo una correlación obvia con la edad, el tipo de anticonceptivo que se usa o la paridad y ninguna de las mujeres fumaron.
¿Cómo se compara el tratamiento actual con Lopimune con otros tratamientos no quirúrgicos para la displasia del cuello uterino? La PDT ha sido ampliamente evaluada para este propósito con un amplio intervalo de tasas de respuesta que van desde 0-100 % para CIN y 53,4-80 % de erradicación del HPV. Las desventajas son que la PDT se aplica por un médico con cada tratamiento secuencial que, típicamente, toma varias horas. Además, el uso sistémico de fotosensibilizadores puede causar problemas con la sensibilización general de la piel a la luz. La aplicación tópica con el fármaco citotóxico contra el CMV Cidofovir se ha usado para tratar CIN2/3 y mostró ~60 % de aclaramiento de CIN, pero no eliminó la infección por HPV según lo que se evaluó en el ensayo de captura híbrida 2. Se ha demostrado que la aplicación directa del activador inmunitario Imiquimod en el cuello uterino tiene algún efecto contra las infecciones por CIN y HPV, tanto antes como después de LEEP, aunque el tratamiento se continúa durante >8 semanas y los efectos secundarios pueden ser bastante graves. Un estudio reciente sobre la aplicación tópica al cuello uterino del fármaco citotóxico 5FU demostró que es >90 % efectivo contra las lesiones CIN2 en mujeres jóvenes de 18-29 años, aunque esto se aplicó por un médico y el período de tratamiento duró 16 semanas. Además, existen problemas relacionados con la seguridad de aplicar potentes agentes citotóxicos dirigidos al ADN y al ARN, tal como el 5FU, en lesiones precancerosas positivas a HPV de alto riesgo en mujeres jóvenes. Es bien sabido que las formas de HPV de alto riesgo inducen inestabilidad genética en las células infectadas y, cuando esto se combina con un agente que daña el ADN, esto puede incrementar la adquisición de mutaciones persistentes en las células supervivientes. Claramente, estas desventajas y la
importancia potencial de esto para el desarrollo de la neoplasia subsecuente solo podrían determinarse mediante un seguimiento a largo plazo. Una revisión de los enfoques terapéuticos alternativos discutidos previamente para el tratamiento de las lesiones relacionadas con el HPV se realizó por Bernard in 2004 (J Antimicrob Chemother. 2004 Feb;53(2):137-9) con la conclusión de que ninguno de estos generalmente se recomienda debido a los efectos secundarios y a la eficacia limitada.
El presente estudio ilustra la utilidad de las composiciones que comprenden lopinavir y ritonavir para usar como medicamento en el tratamiento del cáncer o en la prevención del desarrollo del cáncer. Una composición tal como Lopimune sirve como una alternativa sorprendentemente efectiva a la cirugía para el tratamiento de la displasia del cuello uterino relacionada con el HPV y tiene muchas ventajas sobre el tratamiento convencional, que incluyen:
(a) las composiciones de acuerdo con la invención son relativamente baratas (~£ 15.00 por paciente para el protocolo de tratamiento actual);
(b) las composiciones de acuerdo con la invención no son un fármaco citotóxico, no se dirigen al ADN y tienen un perfil de seguridad muy bueno con una licencia actual para el tratamiento sistémico a largo plazo de mujeres embarazadas y niños; y
(c) las composiciones de acuerdo con la invención pueden aplicarse por la propia paciente, en principio, el tratamiento puede repetirse muchas veces ya que no se informaron reacciones adversas agudas; y
(d) los efectos antineoplásicos/antivirales positivos fueron claramente evidentes incluso tan pronto como 4 semanas después del inicio del tratamiento.
Todos estos factores se combinan para sustentar la utilidad de la invención reivindicada.
Resumen
Se reclutaron 821 mujeres en las Clínicas de Pacientes Ambulatorios de Planificación Familiar y Ginecología de1Hospital Nacional de Kenyatta y se les realizó una prueba de HIV, HPV (Cervista®) junto con citología convencional y líquida (LBC -ThinPrep®) del cuello uterino. Las mujeres identificadas como HIV negativas y HPV positivas con lesiones intraepiteliales escamosas de alto grado (HSIL), células escamosas atípicas de importancia indeterminada (ASCUS) y lesiones intraepiteliales escamosas de bajo grado (LSIL) se incluyeron en el ensayo y se examinaron mediante colposcopia. Después se les administró un curso de 2 semanas de 1 cápsula de Lopimune (CIPLA) dos veces al día, autoaplicado como supositorio vaginal. La colposcopia, la prueba de HPV y el LBC se repitieron a las 4 y 12 semanas después del inicio del tratamiento con una biopsia final por ponche a los 3 meses para la histología.
De las 821 seleccionadas, 16 (1,95 %) de las mujeres dieron positivo al HIV. De los 805 restantes, 164 (20,4 %) fueron positivos para HPV de alto riesgo, de las cuales 28 (17,1 %) tenían HSIL, 11 (6,7 %) LSIL, 21 (12,8 %) ASCUS y 5 (3,0 %) se diagnosticaron con ICC. De estas, Lopimune se administró a 23 mujeres con HSIL y a 17 mujeres con citología ASCUS/LSIL. La citología posterior al tratamiento a las 12 semanas en mujeres diagnosticadas inicialmente con HSIL, mostró que 14/22 (63,6 %) no tenían displasia y 4/22 (18,2 %) eran LSIL o ASCUS, lo que demuestra una respuesta positiva combinada en 81,8 % de las mujeres. El HPV ya no se detectó en 23/12 (52,2 %) de las mujeres. La histología a las 12 semanas mostró ausencia de neoplasia en 13/22 (59,1 %) de los casos y 4/22 (18,2 %)tenía neoplasia intraepitelial del cuello uterino de bajo grado (CIN1), lo que demuestra una respuesta positiva combinada en el 77,3 % de las mujeres. Se encontró neoplasia de alto grado (CIN2-3) en 4/22 (18,2 %) y 1/22 tenía una neoplasia de células glandulares de alto grado (hCGIN). Además, se observó una respuesta curativa al tratamiento para las mujeres diagnosticadas con citología ASCUS/LSIL antes del tratamiento. Estos datos se sustentan por imágenes colposcópicas que muestran la regresión de las lesiones del cuello uterino y no se reportaron reacciones adversas.
Estos resultados ejemplifican, además, que las composiciones de acuerdo con la invención sirven como una terapia autoaplicada para la infección por HPV y las lesiones relacionadas del cuello uterino. Como no hubo eventos adversos o morbilidad detectable después del tratamiento, a diferencia de la cirugía, este tratamiento puede repetirse muchas veces.
Ejemplo 3 El tratamiento del con Lopimune elimina el ADN genómico de HPV 6 y HPV 11 de bajo riesgo del frotis del cuello uterino.
Se analizaron muestras de sujetos en los ensayos descritos en el Ejemplo 1 y el Ejemplo 2 para examinar si Lopimune eliminó o no el HPV de los sujetos.
Uso de PCR dúplex como criterio de valoración principal para detectar ADN viral de1HPV 6 & 11 antes y después del tratamiento con Lopimune: los HPV 6 y 11 son tipos de HPV de bajo riesgo que son la causa más común de verrugas genitales. Para identificar los genotipos específicos de HPV 6 y 11, se diseñaron y optimizaron ensayos de PCR dúplex para detectar simultáneamente los ORF virales L1 o L2 más E6 y E7. Se usó un kit de PCR de arranque en caliente según lo que recomienda el fabricante (Promega, Southampton, Reino Unido). Las mezclas de PCR consistieron en 10 pl de 5 X Green GoTaq® Flexi Buffer, 3,0 mM MgCh, 0,2 mM dNTPs, 0,1 pM de cada cebador, 1,25 unidades de ADN polimerasa GoTaq® y 50 ng de ADN genómico extraído de muestras de frotis de pruebas ThinPrep® de citología basada en líquido (LBC) o controles positivos de HPV6/11, para un volumen de reacción de 50 pl. El gen de expresión constitutiva Beta-2-microglobulina (B2M) se usó como muestra de control de calidad de ADN y la PCR se realizó mediante el uso de la mezcla
de reacción anterior con 0,2 pM de cada cebador B2M hasta un volumen de 50 pl. Todas las reacciones se prepararon mediante el uso de un ciclador térmico Veriti TM (Applied Biosystems, Paisley, Reino Unido) con las condiciones y los cebadores que se indican en la Tabla 7. Los productos de PCR se separaron por electroforesis en gel de agarosa al 2,5 %, se tiñeron con bromuro de etidio y se examinaron/fotografiaron bajo Luz ultravioleta.
Tabla 7. Cebadores y condiciones de PCR usadas para el genotipado de HPV6 & 11
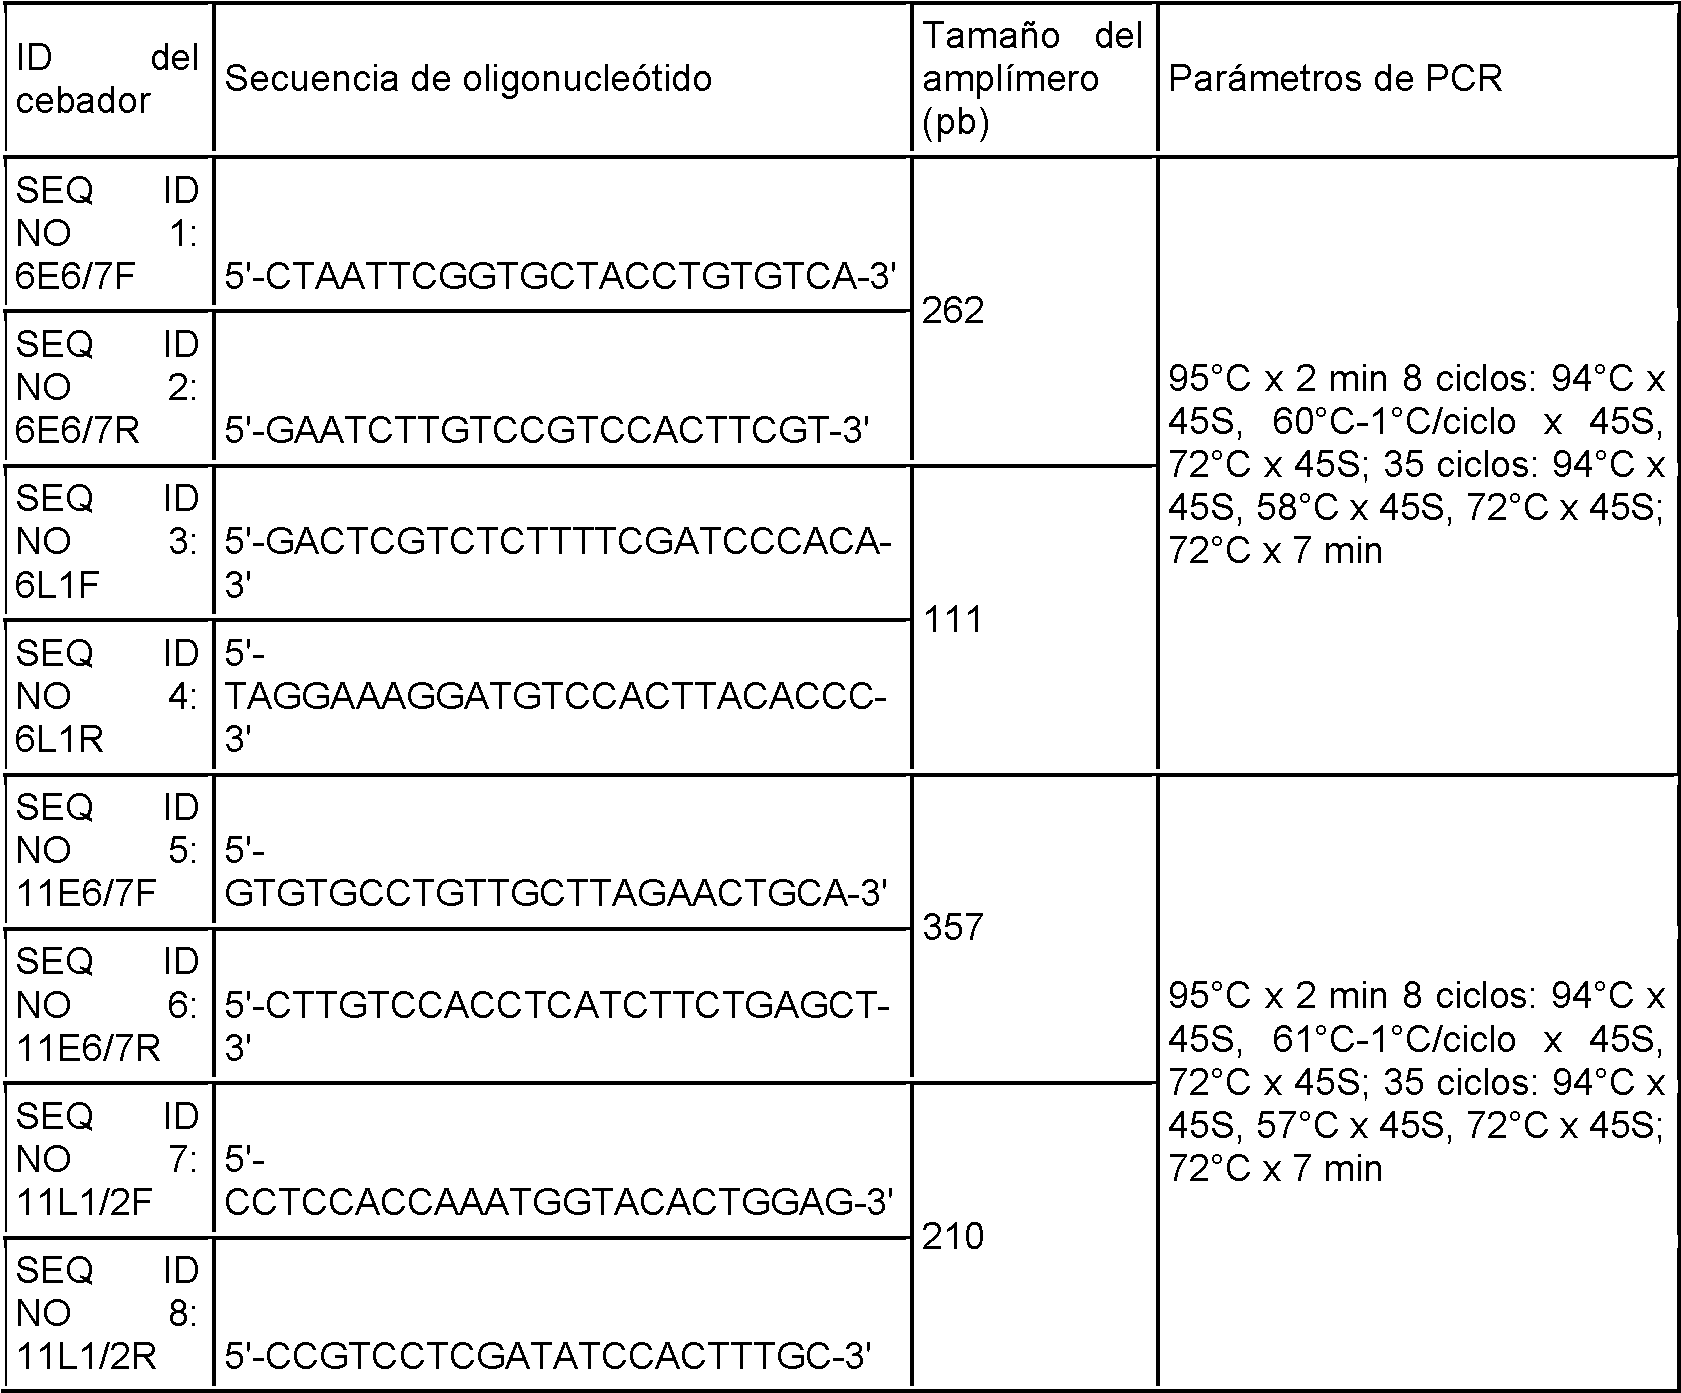
Resultados
La Figura 6 muestra la electroforesis en gel de agarosa de productos de PCR específicos de HPV 6 u 11, de bajo riesgo, teñidos con bromuro de etidio, amplificados a partir de ADN extraído de frotis de LBC obtenidos de pacientes diagnosticadas con displasia del cuello uterino positiva a HPV de alto riesgo tanto antes como después del tratamiento con Lopimune. Puede verse que dos muestras (S555 y S410) fueron positivas para e1HPV 6 y cuatro (S359, S744, S321, S394) para el ADN del HPV 11 antes del tratamiento, lo que da un total de 6 pacientes infectadas con virus de bajo riesgo. (Nota: el ensayo dúplex que se usó detecta simultáneamente E6/E7 y L1, pero una señal con uno u otro, o ambos, se clasifica como positiva).
Un mes después del inicio del tratamiento, 4 pacientes (S555, S410, S744, S394) que fueron positivas para e1HPV de bajo riesgo se habían vuelto negativas. Aunque débil, la señal L1 que todavía era visible en S359 a un mes, se ausentó a los 3 meses, lo que indica que de 6 pacientes infectadas con virus de bajo riesgo, solo una (S321) no pudo eliminar la infección después del tratamiento con Lopimune. Estos datos muestran que Lopimune tiene actividad contra formas de HPV de bajo riesgo asociadas con verrugas genitales.
Estos datos ilustran que el tratamiento con Lopimune elimina el ADN genómico de1HPV 6 & 11 de bajo riesgo de los frotis del cuello uterino. Esto confirma que los tratamientos de acuerdo con la invención son particularmente efectivos para tratar o prevenir el desarrollo de afecciones cancerosas asociadas con la infección por HPV (por ejemplo, muchos cánceres del cuello uterino). Además, estos datos ilustran que los tratamientos de acuerdo con la invención son efectivos para tratar otras afecciones asociadas con la infección por HPV, tales como trastornos proliferativos benignos (por ejemplo, verrugas genitales), así como cánceres.
Ejemplo 4 - análisis colorimétrico del crecimiento celular.
Se realizó un análisis colorimétrico del crecimiento celular para investigar la actividad de lopinavir y ritonavir contra las líneas celulares de carcinoma del cuello uterino positivo para HPV, cuando se administran por separado o combinados.
Las células SiHa se cultivaron en RPMI más FBS al 10% y células HeLa en DMEM más FBS al 10%. Estas se sembraron a 2000 células/pocillo para HeLa y 5000 células/pocillo para SiHa por triplicado en placas estándar de cultivo de tejidos de 96 pocillos y se incubaron durante la noche a 37 °C/5% de CO2. Después se agregaron diferentes concentraciones y proporciones de lopinavir y ritonavir en un volumen idéntico de DMSO, más un control de DMSO solamente, y la incubación continuó durante 0, 24, 48 y 72 horas. En cada punto de tiempo, se añadieron 20 pl de reactivo CellTitre 96® AQ (Promega) a tres pocillos separados por punto de datos y se leyó la absorbancia (OD 490) después de 1 hora a 37 °C. El reactivo CellTitre 96® AQ es una versión de MTS formazán soluble en agua del reactivo bien conocido MTT, que produce una lectura colorimétrica que es directamente proporcional al número de células viables presentes.
Resultados
Los resultados de estos experimentos se presentan en la Figura 7 para las células SiHa (Figura 7A) y Hela (Figura 7B). Las células SiHa son positivas para HPV16 mientras que las células HeLa son líneas celulares de carcinoma del cuello uterino positivas para HPV18 y las curvas de crecimiento de control DMSO muestran que las células HeLa tienen una tasa de crecimiento más rápida que las SiHa. Para las células SiHa puede verse que 20 pM de lopinavir más 5 pM de ritonavir tiene el mismo efecto inhibidor sobre el crecimiento celular que 25 pM de lopinavir, con 5 pM de ritonavir que no tiene efecto. Con las células HeLa, puede verse que 20 pM de lopinavir más 5 pM de ritonavir fue más inhibidor del crecimiento que 25 pM de lopinavir o 5 pM de ritonavir cuando se aplicaron como agentes únicos, lo que ilustra que la combinación es más efectiva para inhibir el crecimiento que cualquiera de los compuestos aplicado como agente único. Sin embargo, aunque este método implica que la combinación aditiva de lopinavir y ritonavir es tan efectiva para matar células como el 100 % de lopinavir en SiHa y más efectiva en células HeLa, no mide directamente la muerte celular. Por esta razón, la actividad de estos compuestos se evaluó, además, mediante métodos que miden directamente la apoptosis o la muerte celular total (ver Ejemplo 5).
Ejemplo 5 - análisis de apoptosis mediante el uso de la tinción doble con V450 Anexina V y yoduro de propidio:
Métodos
La tinción con V450 Anexina V (BD Biosciences) se usó para analizar el porcentaje de células dentro de una población que están activamente en el proceso de apoptosis. El yoduro de propidio (PI) es una sonda estándar de tinción de ADN para viabilidad por citometría de flujo y se usa para distinguir células viables de células no viables. Las células que se tiñen positivamente para V450 Anexina V y negativas para PI están en el proceso de apoptosis. Las células que se tiñen positivamente tanto para V450 Anexina V como para PI se encuentran en las etapas finales de apoptosis, están en el proceso de necrosis o ya están muertas. Las células que se tiñen negativamente tanto para V450 Anexina V como para PI están vivas y no sufren apoptosis medible.
Las células HeLa son notoriamente robustas y, sin embargo, los ensayos CellTitre 96® AQ discutidos anteriormente mostraron que experimentaron una inhibición pronunciada del crecimiento cuando se trataron con lopinavir y ritonavir combinados. Por esta razón, estas células se eligieron para evaluar los efectos de estos compuestos sobre la muerte celular. Se sembró una alícuota de 2 mL de medio de crecimiento que contenía 20,000 células en cada pocillo de una placa de 6 pocillos. Después de 72 horas de incubación en DMEM (Fb S 10 % y L-Glutamina 1 %) a 37 °C/5 % de CO2 , se añadieron varias concentraciones y relaciones de lopinavir y ritonavir en un volumen idéntico de DMSO y las células se incubaron durante 48 horas más. El medio de crecimiento se retiró y se reservó y las células se lavaron con PBS, seguido de incubación con 1 mL de Accutase (Life Technologies, Paisley, Reino Unido, número de catálogo A11105-01) por pocillo durante 15 minutos. El medio de crecimiento original se volvió a agregar para neutralizar el Accutase, y se centrifugó a 1,200 rpm durante 5 minutos para sedimentar las células y esto se repitió dos veces con PBS frío. El sedimento celular finalmente se suspendió en 1 x tampón de unión (10x = Hepes 0,1 M (pH 7,4), 1,4 M NaCl, 25 mM CaCh) a una concentración de 106 células/mL. Se retiró una alícuota de 100 pl que contiene 105células y se colocó en un tubo de cultivo de 5 mL y se añadieron 5 pl de V450 Anexina V más 10 pl de PI (50 pg/mL). Las células se mezclaron suavemente y se incubaron a temperatura ambiente durante 15 minutos en la oscuridad, luego se agregaron 400 pl de 1 x tampón de unión antes de analizarlas por citometría de flujo mediante el uso de un instrumento Cyan ADP (Beckman Coulter) y el programa informático Summit dentro de una hora del procedimiento anterior. El fluorocromo de Anexina se excitó con un láser de 405 nm y la emisión se midió mediante el uso de un filtro de paso de banda de 450/50 nm. El PI se excitó con un láser de 488 nm y la emisión se detectó mediante el uso de un filtro de paso de banda de 613/20 nm. Los datos se seleccionaron para escoger células individuales mediante el uso de un gráfico de dispersión directa contra el ancho del pulso, y para excluir los desechos mediante el uso de la dispersión directa graficada contra la dispersión lateral. Todos los ensayos de citometría mostrados fueron el resultado de tres cultivos separados y la variabilidad intraensayo se evaluó, además, mediante la repetición del mismo ensayo de tratamiento farmacológico (1:1 Lop/Rit) tres veces. Las células no teñidas y las células teñidas por separado con V450 Anexina V o PI se usaron como controles para optimizar la compensación y la activación del citómetro.
Resultados
Gráficos de dispersión después del análisis en un citómetro celular: los gráficos de dispersión de la Figura 8 muestran perfiles de células HeLa no teñidas, solo teñidas con Anexina y solo teñidas con PI para optimizar el citómetro y establecer canales de manera apropiada. Esto mostró, además, que se observó muy poco fondo en el cuadrante R4 donde deberían detectarse células apoptóticas en etapa avanzada.
Los gráficos de dispersión de la Figura 9 muestran el análisis de cultivos por triplicado tratados con 1:1 (12,5 pM de lopinavir (Lop) 12,5 pM de ritonavir (Rit)) con un análisis adicional de un cultivo repetido 3 veces para determinar la variación intra citómetro del ensayo. (Nota: las células en el cuadrante R6 se encuentran en etapas más tempranas de apoptosis).
Los gráficos de dispersión de la Figura 10 muestran el análisis de cultivos por triplicado tratados con 4:1 (Lop 20 pM Rit 5 pM) más cultivos tratados con cantidades decrecientes de ritonavir (Lop 21 pM Rit 4 pM y Lop 23 pM Rit 2 pM).
Los gráficos de dispersión de la Figura 11 muestran cultivos duplicados tratados con Lop 25 pM como agente único y cultivos triplicados tratados con la misma cantidad de DMSO usada para todos los ensayos de fármacos mostrados.
Análisis de varianza inter e intra muestra: La Figura 12 es un gráfico que muestra el análisis de la varianza intra e intermuestra que se produjo dentro y entre los ensayos apoptóticos de citometría de flujo realizados en tratamientos 1:1 (12,5 pM Lop 12,5 pM Rit). Las gráficas de recuadro blanco representan el porcentaje de células que se encuentran en el cuadrante R4 (apoptosis de etapa tardía) mientras que las gráficas de recuadro sombreado representan el porcentaje que se encuentra en R6+R4 (apoptosis de etapa temprana y tardía combinadas). Las lecturas intramuestras demostraron una diferencia máxima de 4 puntos porcentuales, lo que indica que los gráficos de dispersión tienen un alto grado de reproducibilidad.
Comparación del porcentaje de células apoptóticas entre tratamientos: La Figura 13 es un gráfico de cajas que muestra la comparación de los efectos de los diversos tratamientos farmacológicos sobre los niveles de apoptosis tardía (cajas blancas R4) y apoptosis temprana tardía (cajas sombreadas R6+R4) observados en estos cultivos. Puede verse que 4:1 (20 pM Lop+5 pM Rit) tiene el nivel más alto de apoptosis seguido de 1:1 (12,5 pM Lop+12,5 pM Rit). La reducción de la cantidad de ritonavir por debajo de 5 pM y el aumento de las cantidades de lopinavir causó una reducción en la cantidad de apoptosis observada. Estos resultados indican que, con una dosis total de 25 pM, la relación óptima del fármaco se encuentra entre 1:1 y 4:1 de lopinavir/ritonavir. Además, el lopinavir 25 pM como agente único fue menos efectivo que cualquiera de los tratamientos combinados.
Análisis estadístico
La Tabla 8 ilustra un nivel a de 0,05; las lecturas replicadas son aceptables; y los intervalos de confianza del 95 % no pasan 0. Por lo tanto, las medias son adecuadas para ANOVA que mostró una diferencia significativa entre las medias de las muestras (tabla 9). Puntaje F de 59,252 y valor p de 1,4 x 10⁻⁷(es decir, <a 0,05)
Tabla 8:

Tabla 9:

La Tabla 10 ilustra que Dunnet post-hoc muestra que todos los tratamientos son significativamente diferentes al DMSO (intervalo de valores de p: 1,9x10'5a 1,8x10'8).
Tabla 10:

El análisis post-hoc de Bonferonni (Tabla 11) muestra, además, que todos los tratamientos son significativamente diferentes al intervalo de valores p de DMSO (esperado, no mostrado): 1,29x10'4 a 7,14x10'8.
Tabla 11
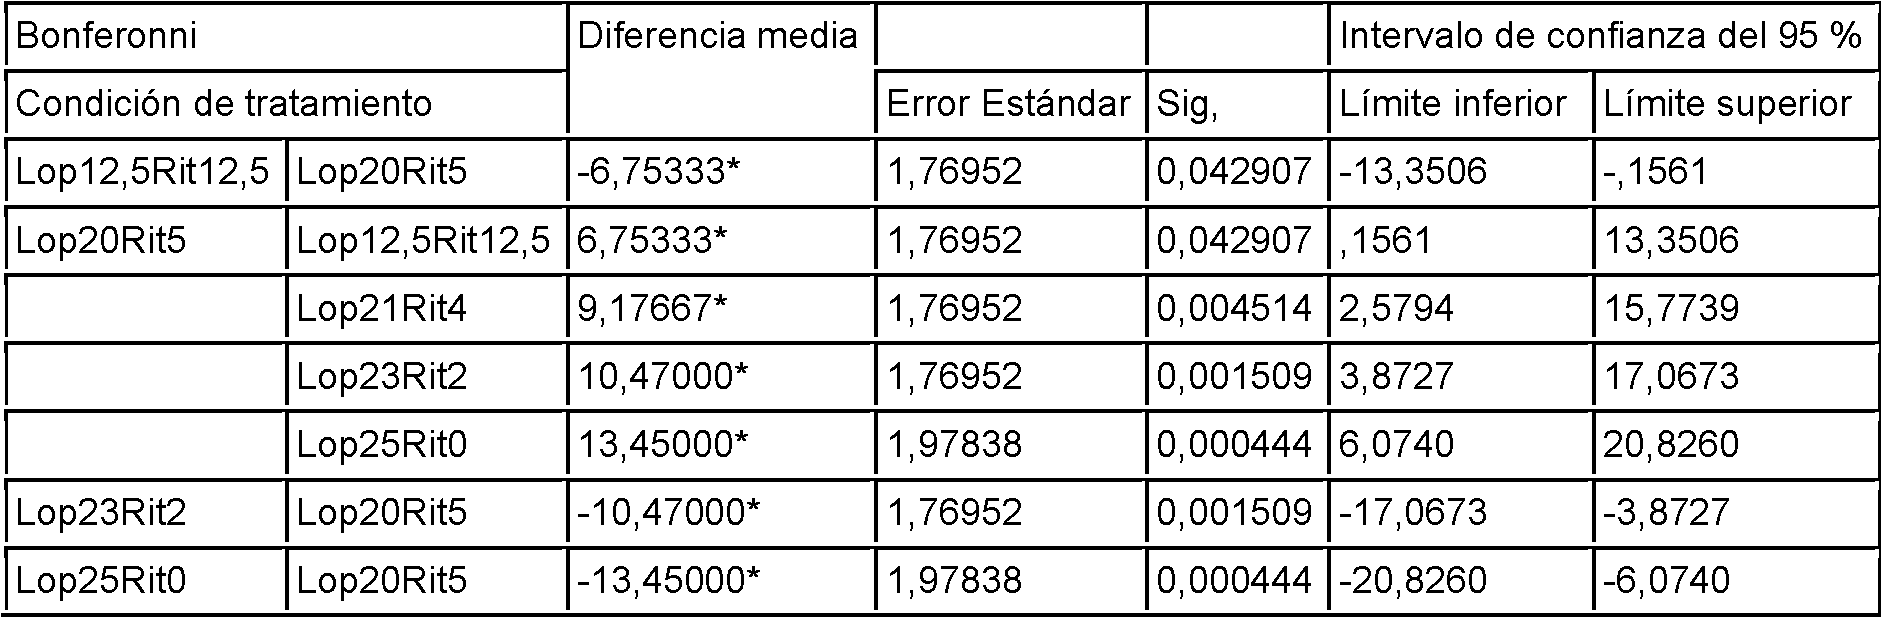
Ejemplo 6 - análisis de la muerte celular total por tinción con Azul de Tripán: -
Métodos
A diferencia del método anterior Anexina V/PI, la tinción con Azul de Tripán no detecta células en las primeras etapas de muerte celular programada ni distingue entre muerte celular apoptótica y necrótica.
De manera similar al ensayo de Anexina V/PI, se sembraron alícuotas de 2 mL de medio de crecimiento que contenían 20,000 células, en placas de 6 pocillos. Después de 72 horas de incubación en DMEM (FBS 10 % y L-Glutamina 1 %) a 37 °C/5 % de CO2, se añadieron varias concentraciones y relaciones de lopinavir y ritonavir en un volumen idéntico de DMSO y las células se incubaron durante 48 horas más. El medio de crecimiento se retiró y se reservó y las células se lavaron con PBS, seguido de incubación con 1 mL de Accutase (Life Technologies, Paisley, Reino Unido, número de catálogo A11105-01) por pocillo durante 15 minutos. El medio de crecimiento original se volvió a añadir para neutralizar la Accutase, y se centrifugó a 1,200 rpm durante 5 minutos para sedimentar las células, que después se suspendieron en PBS. Se añadió un volumen igual de solución de azul de Tripán al 0,4 % p/v (Sigma) y se contaron las células vivas/muertas mediante el uso de un hemocitómetro. Todos los ensayos fueron el resultado de tres cultivos separados y todos los recuentos celulares se repitieron por triplicado.
Claims (16)
- REIVINDICACIONESi. Una composición que comprende lopinavir y ritonavir para usar como un medicamento en el tratamiento del cáncer o trastornos proliferativos benignos (verrugas) o en la prevención del desarrollo del cáncer en donde el Virus del Papiloma Humano (HPV) es el causante del cáncer o trastorno.
- 2. La composición para usar de conformidad con la reivindicación 1 para prevenir el desarrollo del cáncer.
- 3. La composición para usar de conformidad con la reivindicación 2 en una dosis que es eficaz para tratar una infección por el Virus del Papiloma Humano (HPV) con o sin patología anormal asociada.
- 4. La composición para usar de conformidad con cualquier reivindicación anterior en donde el medicamento se usa para tratar o prevenir el desarrollo de neoplasias y/o verrugas relacionadas con e1HPV en el cuello uterino, vulva, vagina, pene, ano, cavidad oral, laringe; neoplasias en etapa temprana; o neoplasias en el cuello uterino.
- 5. La composición para usar de conformidad con cualquier reivindicación anterior en donde el medicamento se formula para aplicación tópica.
- 6. La composición para usar de conformidad con cualquier reivindicación anterior en donde el medicamento comprende entre aproximadamente 100 mg a aproximadamente 600 mg de lopinavir y aproximadamente 30 mg a aproximadamente 175 mg de ritonavir.
- 7. La composición para usar de conformidad con cualquier reivindicación anterior en donde el medicamento se administra una o dos veces al día.
- 8. La composición para usar de conformidad con cualquier reivindicación anterior en donde el medicamento se administra durante un período de entre 7 y 21 días y, opcionalmente, durante un segundo período o más de entre 7 y 21 días.
- 9. La composición para usar de conformidad con la reivindicación 8, en donde el medicamento se administra en un régimen de tratamiento de un primer período de 14 - 21 días; seguido de un período de 1-14 días sin tratamiento; y después seguido por un segundo período de 14 - 21 días.
- 10. La composición para usar de conformidad con cualquiera de las reivindicaciones 1-9, en donde el medicamento se usa en el tratamiento intravaginal de una paciente que tiene una displasia del cuello uterino relacionada con el HPV.
- 11. La composición para usar de conformidad con la reivindicación 10, en donde la composición reduce la gravedad de la displasia relacionada con el HPV y en donde:(a) la gravedad del HPV se reduce de CIN3 a CIN2, de CIN3 a CIN1, de CIN3 a HPV negativo, de CIN2 a CIN1, de CIN2 a HPV negativo, o de CIN1 a HPV negativo; o(b) la gravedad se reduce de aproximadamente 4 semanas a aproximadamente 52 semanas después de administrar dicha composición.
- 12. La composición para usar de conformidad con la reivindicación 10 u 11, en donde la paciente tiene una citología de cuello uterino de lesión intraepitelial escamosa de alto grado (HSIL), células escamosas atípicas de importancia indeterminada (ASCUS), o lesión intraepitelial escamosa de bajo grado (LSIL).
- 13. La composición para usar de conformidad con la reivindicación 12, en donde la composición reduce la citología del cuello uterino de HSIL a una citología normal, de HSIL a ACSUS, de HSIL a LSIL, de ACSUS a una citología normal, o de LSIL a una citología normal.
- 14. La composición para usar de conformidad con la reivindicación 13, en donde la citología del cuello uterino se reduce de aproximadamente 4 semanas a aproximadamente 52 semanas después de administrar dicha composición.
- 15. La composición para usar de conformidad con cualquiera de las reivindicaciones 11-14 en donde la composición se administra dos veces al día durante 14 días.
- 16. La composición para usar de conformidad con cualquiera de las reivindicaciones 11-15 en donde la composición induce apoptosis de células infectadas con HPV.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| GB201318742A GB201318742D0 (en) | 2013-10-23 | 2013-10-23 | Treatment of cancer |
| GB201409362A GB201409362D0 (en) | 2014-05-27 | 2014-05-27 | Treatment of cancer |
| PCT/GB2014/053169 WO2015059485A1 (en) | 2013-10-23 | 2014-10-23 | Treatment of cancer and benign proliferative disorders |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2749131T3 true ES2749131T3 (es) | 2020-03-19 |
Family
ID=51868985
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14795854T Active ES2749131T3 (es) | 2013-10-23 | 2014-10-23 | Tratamiento del cáncer y trastornos proliferativos benignos |
Country Status (9)
| Country | Link |
|---|---|
| US (2) | US9782409B2 (es) |
| EP (2) | EP3603637B1 (es) |
| AU (1) | AU2014338707B2 (es) |
| CA (1) | CA2928166C (es) |
| ES (1) | ES2749131T3 (es) |
| HU (1) | HUE046728T2 (es) |
| PL (1) | PL3060211T3 (es) |
| PT (1) | PT3060211T (es) |
| WO (1) | WO2015059485A1 (es) |
Families Citing this family (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2015059485A1 (en) | 2013-10-23 | 2015-04-30 | The University Of Manchester | Treatment of cancer and benign proliferative disorders |
| US10588564B2 (en) | 2014-09-30 | 2020-03-17 | Moein Health, LLC | Method and kit for diagnosing and treating neoplastic tissue |
| US20160279083A1 (en) * | 2015-02-24 | 2016-09-29 | Moein Health, Inc. | Topical treatment for cervical intraepithelial neoplasia |
| CN107535050B (zh) * | 2015-02-18 | 2021-01-29 | 怡得乐工业有限公司 | 多层总线板 |
| EP4324460A3 (en) | 2017-09-15 | 2024-04-24 | Dyve Biosciences, Inc. | Sodium bicarbonate for use in the treatment of gout and related disorders |
| US20190134219A1 (en) * | 2017-09-15 | 2019-05-09 | Ampersand Biopharmaceuticals, Inc. | Inhibition of spontaneous metastasis via protein inhibitors of cysteine proteases |
| WO2019130341A1 (en) * | 2017-12-26 | 2019-07-04 | Hetero Labs Limited | Capsule compositions comprising lopinavir and ritonavir |
| GB201808563D0 (en) | 2018-05-24 | 2018-07-11 | Univ Manchester | Treatments |
| GB201808564D0 (en) * | 2018-05-24 | 2018-07-11 | Douglas Pharmaceuticals Ltd | Treatments |
| GB201808571D0 (en) | 2018-05-24 | 2018-07-11 | Douglas Pharmaceuticals Ltd | Pharmaceutical compositions |
| GB201808567D0 (en) * | 2018-05-24 | 2018-07-11 | Douglas Pharmaceuticals Ltd | Pharmaceutical compositions |
| GB201907305D0 (en) | 2019-05-23 | 2019-07-10 | Douglas Pharmaceuticals Ltd | Treatment of conditions |
| GB201917252D0 (en) * | 2019-11-27 | 2020-01-08 | Pharmaceutic compositions | |
| MA63502B1 (fr) * | 2023-12-08 | 2025-09-30 | Data Pathology | Procédé de dépistage de bout-en-bout du cancer du col de l'utérus via un système intégré et connecté combinant la cytologie supportée par l'intelligence artificielle, et un test PCR approuvé de papillomavirus humains oncogènes |
Family Cites Families (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CA2582559A1 (en) | 2003-11-28 | 2005-06-16 | The University Of Manchester | Treatment of hpv infections and cancer |
| US9005889B2 (en) * | 2007-01-16 | 2015-04-14 | The Johns Hopkins University | Synergistic antiviral compositions comprising a viral attachment inhibitor, integration inhibitor, and proviral transcription inhibitor |
| GB201115635D0 (en) * | 2011-09-09 | 2011-10-26 | Univ Liverpool | Compositions of lopinavir and ritonavir |
| WO2015059485A1 (en) | 2013-10-23 | 2015-04-30 | The University Of Manchester | Treatment of cancer and benign proliferative disorders |
-
2014
- 2014-10-23 WO PCT/GB2014/053169 patent/WO2015059485A1/en not_active Ceased
- 2014-10-23 AU AU2014338707A patent/AU2014338707B2/en active Active
- 2014-10-23 PT PT147958540T patent/PT3060211T/pt unknown
- 2014-10-23 EP EP19196711.6A patent/EP3603637B1/en active Active
- 2014-10-23 PL PL14795854T patent/PL3060211T3/pl unknown
- 2014-10-23 EP EP14795854.0A patent/EP3060211B1/en active Active
- 2014-10-23 US US15/031,209 patent/US9782409B2/en active Active
- 2014-10-23 CA CA2928166A patent/CA2928166C/en active Active
- 2014-10-23 ES ES14795854T patent/ES2749131T3/es active Active
- 2014-10-23 HU HUE14795854A patent/HUE046728T2/hu unknown
-
2017
- 2017-09-05 US US15/695,206 patent/US10251884B2/en active Active
Also Published As
| Publication number | Publication date |
|---|---|
| AU2014338707B2 (en) | 2020-06-04 |
| PL3060211T3 (pl) | 2020-07-27 |
| WO2015059485A1 (en) | 2015-04-30 |
| CA2928166A1 (en) | 2015-04-30 |
| EP3603637B1 (en) | 2025-07-16 |
| US20160271132A1 (en) | 2016-09-22 |
| EP3603637A1 (en) | 2020-02-05 |
| CA2928166C (en) | 2022-07-19 |
| US10251884B2 (en) | 2019-04-09 |
| US20180161328A1 (en) | 2018-06-14 |
| PT3060211T (pt) | 2019-10-25 |
| EP3060211B1 (en) | 2019-09-18 |
| US9782409B2 (en) | 2017-10-10 |
| AU2014338707A1 (en) | 2016-05-26 |
| HUE046728T2 (hu) | 2020-03-30 |
| EP3060211A1 (en) | 2016-08-31 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US10251884B2 (en) | Treatment of cancer and benign proliferative disorders | |
| US12629389B2 (en) | Pharmaceutical preparation containing selenite or selenite-containing compounds for treating cervical dysplasia or carcinomas | |
| JP7344911B2 (ja) | 頸部障害の処置のためのロピナビルおよびリトナビル | |
| Karagounis et al. | Viral venereal diseases of the skin | |
| BR112020023972A2 (pt) | tratamentos | |
| Smith et al. | Vulvar squamous cell carcinoma in situ within viral papillomas in an aged Quarter Horse mare | |
| TWI827652B (zh) | 高風險人類乳突病毒感染的治療方法 | |
| CN113143924B (zh) | 硫代咪唑烷酮药物在治疗covid-19疾病中的用途 | |
| Kwak et al. | Human papillomavirus infection in solid organ transplant recipients | |
| US20080119550A1 (en) | Use of hydroxybenzoic acids and their esters and analogues for preventing or treating virus infection | |
| de Jong et al. | Precancerous Manifestations | |
| HK1228291B (en) | Treatment of cancer and benign proliferative disorders | |
| HK1228291A1 (en) | Treatment of cancer and benign proliferative disorders | |
| Chituku et al. | The Development of Locoregional Therapies as a Strategy for Reducing Cervical Cancer Mortality in Low to Middle Income Countries. | |
| Oladokun et al. | Atlas of paediatric HIV infection | |
| ES2976058T3 (es) | Composición para su uso en el tratamiento de las anomalías de las células cervicales que comprende compuesto de selenita y ácido | |
| US20170056408A1 (en) | Medicament for treating peripheral neuropathies | |
| CATRÂNESCU et al. | HPV–AN INTEGRATED PERSPECTIVE: EMOTIONAL, ECONOMIC, AND THERAPEUTIC DIMENSIONS | |
| De Rosa et al. | Research Article Effect of Immunomodulatory Supplements Based on Echinacea Angustifolia and Echinacea Purpurea on the Posttreatment Relapse Incidence of Genital Condylomatosis: A Prospective Randomized Study | |
| Hodlevska et al. | Efficacy of systemic and local use of Proteflazid in treatment of cervical disease caused by papillomavirus infection | |
| EP3241555A1 (en) | Use of pyrophosphate ion analogues for the treatment of hpv infection | |
| EA048159B1 (ru) | Композиция для применения в лечении аномалий цервикальных клеток, содержащая селенитовое соединение и кислоту | |
| Martins et al. | GLASSY CELLS ADENOCARCINOMA OF THE UTERINE CERVIX IN YOUNG PATIENT WITH HPV: CASE REPORT |