ES2751761T3 - Compuestos de pirrol como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos - Google Patents
Compuestos de pirrol como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos Download PDFInfo
- Publication number
- ES2751761T3 ES2751761T3 ES17184079T ES17184079T ES2751761T3 ES 2751761 T3 ES2751761 T3 ES 2751761T3 ES 17184079 T ES17184079 T ES 17184079T ES 17184079 T ES17184079 T ES 17184079T ES 2751761 T3 ES2751761 T3 ES 2751761T3
- Authority
- ES
- Spain
- Prior art keywords
- acid
- pharmaceutically acceptable
- compound
- disorder
- carcinoma
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
- 0 CC[C@](C)Nc(nc1)cc(C2C=*(C(N[C@](CO)c3cccc(Cl)c3)=O)NC2)c1Cl Chemical compound CC[C@](C)Nc(nc1)cc(C2C=*(C(N[C@](CO)c3cccc(Cl)c3)=O)NC2)c1Cl 0.000 description 3
- RRPBMQVXLRPHHH-OAQYLSRUSA-N CC(C)CNc1cc(-c2c[nH]c(C(N[C@H](CO)c3cc(Cl)ccc3)=O)c2)c(C)cn1 Chemical compound CC(C)CNc1cc(-c2c[nH]c(C(N[C@H](CO)c3cc(Cl)ccc3)=O)c2)c(C)cn1 RRPBMQVXLRPHHH-OAQYLSRUSA-N 0.000 description 1
- KSERXGMCDHOLSS-LJQANCHMSA-N CC(C)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3cccc(Cl)c3)=O)c2)c1Cl Chemical compound CC(C)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3cccc(Cl)c3)=O)c2)c1Cl KSERXGMCDHOLSS-LJQANCHMSA-N 0.000 description 1
- JMRBTHGMBQQAQI-LJQANCHMSA-N CC(C)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3ccccc3)=O)c2)c1Cl Chemical compound CC(C)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3ccccc3)=O)c2)c1Cl JMRBTHGMBQQAQI-LJQANCHMSA-N 0.000 description 1
- JWHARJYOXFZWBE-PZJWPPBQSA-N CC[C@@H](C(O)=C)Nc(cc1-c2c[nH]c(C(N[C@H](CO)c3cc(Cl)ccc3)=O)c2)ncc1Cl Chemical compound CC[C@@H](C(O)=C)Nc(cc1-c2c[nH]c(C(N[C@H](CO)c3cc(Cl)ccc3)=O)c2)ncc1Cl JWHARJYOXFZWBE-PZJWPPBQSA-N 0.000 description 1
- IEUNVNVOKYGWOC-OXJNMPFZSA-N CC[C@@H](C=O)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3ccccc3)=O)c2)c1Cl Chemical compound CC[C@@H](C=O)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3ccccc3)=O)c2)c1Cl IEUNVNVOKYGWOC-OXJNMPFZSA-N 0.000 description 1
- KLIMNIZUYRYZSA-OXJNMPFZSA-N CC[C@@H](CO)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3cccc(Cl)c3)=O)c2)c1Cl Chemical compound CC[C@@H](CO)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3cccc(Cl)c3)=O)c2)c1Cl KLIMNIZUYRYZSA-OXJNMPFZSA-N 0.000 description 1
- XHQNBLCPPZUSJW-RNODOKPDSA-N CC[C@H](C)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3cc(Cl)ccc3)=O)c2)c1Cl Chemical compound CC[C@H](C)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3cc(Cl)ccc3)=O)c2)c1Cl XHQNBLCPPZUSJW-RNODOKPDSA-N 0.000 description 1
- QYNWGYRXWMESGD-VPHZQHATSA-N C[C@@H](CO)NC(N=CC1Cl)=CC1c1c[nH]c(C(N[C@H](CO)c2cc(Cl)ccc2)=O)c1 Chemical compound C[C@@H](CO)NC(N=CC1Cl)=CC1c1c[nH]c(C(N[C@H](CO)c2cc(Cl)ccc2)=O)c1 QYNWGYRXWMESGD-VPHZQHATSA-N 0.000 description 1
- GTHABLUBVWETMU-ORAYPTAESA-N C[C@@H](CO)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3ccccc3)=O)c2)c1Cl Chemical compound C[C@@H](CO)Nc(nc1)cc(-c2c[nH]c(C(N[C@H](CO)c3ccccc3)=O)c2)c1Cl GTHABLUBVWETMU-ORAYPTAESA-N 0.000 description 1
- ZSHNJVODPUMBER-HXUWFJFHSA-N Cc(cnc(NC1CC1)c1)c1-c1c[nH]c(C(N[C@H](CO)c2cc(Cl)ccc2)=O)c1 Chemical compound Cc(cnc(NC1CC1)c1)c1-c1c[nH]c(C(N[C@H](CO)c2cc(Cl)ccc2)=O)c1 ZSHNJVODPUMBER-HXUWFJFHSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
- C07F9/6558—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing at least two different or differently substituted hetero rings neither condensed among themselves nor condensed with a common carbocyclic ring or ring system
- C07F9/65583—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing at least two different or differently substituted hetero rings neither condensed among themselves nor condensed with a common carbocyclic ring or ring system each of the hetero rings containing nitrogen as ring hetero atom
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/04—Drugs for disorders of the alimentary tract or the digestive system for ulcers, gastritis or reflux esophagitis, e.g. antacids, inhibitors of acid secretion, mucosal protectants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/16—Drugs for disorders of the alimentary tract or the digestive system for liver or gallbladder disorders, e.g. hepatoprotective agents, cholagogues, litholytics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/18—Drugs for disorders of the alimentary tract or the digestive system for pancreatic disorders, e.g. pancreatic enzymes
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P15/00—Drugs for genital or sexual disorders; Contraceptives
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P17/00—Drugs for dermatological disorders
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/08—Drugs for skeletal disorders for bone diseases, e.g. rachitism, Paget's disease
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/12—Antivirals
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/02—Antineoplastic agents specific for leukemia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
- A61P37/04—Immunostimulants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
- A61P37/06—Immunosuppressants, e.g. drugs for graft rejection
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/04—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Immunology (AREA)
- Molecular Biology (AREA)
- Biochemistry (AREA)
- Rheumatology (AREA)
- Physical Education & Sports Medicine (AREA)
- Oncology (AREA)
- Cardiology (AREA)
- Heart & Thoracic Surgery (AREA)
- Vascular Medicine (AREA)
- Hematology (AREA)
- Pain & Pain Management (AREA)
- Transplantation (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Gastroenterology & Hepatology (AREA)
- Dermatology (AREA)
- Orthopedic Medicine & Surgery (AREA)
- Urology & Nephrology (AREA)
- Endocrinology (AREA)
- Reproductive Health (AREA)
- Communicable Diseases (AREA)
- Virology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
Abstract
Un compuesto de fórmula I:**Fórmula** o una sal farmacéuticamente aceptable del mismo, en el que: R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos independientemente seleccionados entre -OR o -haloalquilo C1-3; cada R es independientemente hidrógeno o alifático C1-4; R2 es hidrógeno, alifático C1-3, o cloro; m es 0, 1 o 2; y R3 es hidrógeno, alifático C1-3, flúor o cloro.
Description
DESCRIPCIÓN
Compuestos de pirrol como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos
Campo técnico de la invención
La presente invención se refiere a compuestos útiles como inhibidores de las proteínas cinasas. La invención también proporciona composiciones farmacéuticamente aceptables que comprenden los compuestos de la invención y las composiciones para su uso en métodos para el tratamiento de diversos trastornos.
Antecedentes de la invención
La búsqueda de nuevos agentes terapéuticos se ha visto apoyada en gran medida en los últimos años por una mejor comprensión de la estructura de las enzimas y otras biomoléculas asociadas a enfermedades diana. Una clase importante de enzimas que ha sido objeto de un extenso estudio es la de las proteínas cinasas.
Las proteínas cinasas constituyen una gran familia de enzimas relacionadas estructuralmente que son responsables del control de diversos procesos de transducción de la señal dentro de la célula. (Véase, Hardie, G. y Hanks, S. (1995) The Protein Kinase Facts Book, I y II, Academic Press, San Diego, CA). Se cree que las proteínas cinasas han evolucionado de un gen ancestral común debido a la conservación de su estructura y función catalítica. Casi todas las cinasas contienen un dominio catalítico similar de 250 a 300 aminoácidos. Las cinasas se pueden categorizar en familias por los sustratos a los que fosforilan (por ejemplo, proteína-tirosina, proteína-serina/treonina, lípidos, etc.). Se han identificado motivos de secuencia que corresponden generalmente a los de cada una de esas familias de cinasas (véase, por ejemplo, Hanks, S.K., Hunter, T., FASEB J., 9:576-596 (1995); Knighton et al., Science, 253:407-414 (1991); Hiles et al., Cell, 70:419-429 (1992); Kunz et al., Cell,73:585-596 (1993); Garcia-Bustos et al., EMBO J., 13:2352-2361 (1994)).
En general, las proteínas cinasas actúan de mediadores en la señalización intracelular al efectuar una transferencia de fosforilo desde un nucleósido trifosfato a un aceptor de proteína que está implicado en una vía de señalización. Estos sucesos de fosforilación actúan como interruptores moleculares de encendido/apagado que pueden modular o regular la función biológica de la proteína diana. Estos sucesos de fosforilación son en última instancia desencadenados en respuesta a diversos estímulos extracelulares y de otro tipo. Los ejemplos de tales estímulos incluyen señales de estrés ambiental y químico (por ejemplo, shock osmótico, shock de calor, radiación ultravioleta, endotoxina bacteriana y H2O2), citocinas (por ejemplo, interleucina-1 (IL-1) y factor de necrosis tumoral a (TNF-a)), y factores de crecimiento (por ejemplo, factor estimulante de las colonias de granulocitos y macrófagos (GM-CSF) y factor de crecimiento de fibroblastos (FGF)). Un estímulo extracelular puede afectar a una o más respuestas celulares relacionadas con el crecimiento celular, la migración, la diferenciación, la secreción de hormonas, la activación de los factores de transcripción, la contracción muscular, el metabolismo de la glucosa, el control de la síntesis de proteínas y la regulación del ciclo celular.
Muchas enfermedades están asociadas a respuestas celulares anómalas desencadenadas por sucesos mediados por proteínas cinasas. Estas enfermedades incluyen enfermedades autoinmunitarias, enfermedades inflamatorias, osteopatías, enfermedades metabólicas, neuropatías y enfermedades neurodegenerativas, cáncer, enfermedades cardiovasculares, alergias y asma, enfermedad de Alzheimer y enfermedades hormonales. En consecuencia, se ha hecho un esfuerzo importante en la química medicinal por encontrar inhibidores de las proteínas cinasas que sean eficaces como agentes terapéuticos. No obstante, considerando la ausencia de opciones de tratamiento disponibles en la actualidad para la mayoría de las afecciones asociadas a las proteínas cinasas, existe todavía una gran necesidad de nuevos agentes terapéuticos que inhiban estas proteínas diana.
Las células de mamíferos responden a estímulos extracelulares activando cascadas de señalización que son mediadas por miembros de la familia de las proteínas cinasas activadas por mitógenos (MAP), que incluyen las cinasas reguladas por señal extracelular (ERK), las cinasas p38 MAP y las cinasas c-Jun N-terminal (JNK). Las cinasas MAP (MAPK) son activadas por diversas señales que incluyen factores de crecimiento, citocinas, radiación UV e inductores de estrés. Las MAPK son serina/treonina cinasas y su activación se produce por fosforilación dual de treonina y tirosina en el segmento Thr-X-Tyr del bucle de activación. Las MAPK fosforilan diversos sustratos incluyendo factores de transcripción, que a su vez regulan la expresión de conjuntos de genes específicos y así median una respuesta específica al estímulo.
La ERK2 es una proteína cinasa ampliamente distribuida que alcanza su máxima actividad cuando tanto Thr183 como Tyr185 son fosforiladas por la proteína cinasa MAP cadena arriba, MEK1 (Anderson et al., 1990, Nature 343, 651; Crews et al., 1992, Science 258, 478). Tras la activación, la ERK2 fosforila muchas proteínas reguladoras, incluyendo las proteínas cinasas Rsk90 (Bjorbaek et al., 1995, J. Biol. Chem. 270, 18848) y MAPKAP2 (Rouse et al., 1994, Cell 78, 1027), y factores de transcripción, tales como ATF2 (Raingeaud et al., 1996, Mol. Cell Biol. 16, 1247), Elk-1 (Raingeaud et al. 1996), c-Fos (Chen et al., 1993 Proc. Natl. Acad. Sci. USA 90, 10952) y c-Myc (Oliver et al., 1995, Proc. Soc. Exp. Biol. Med. 210, 162). La ERK2 también es una diana corriente abajo de las vías dependientes de
Ras/Raf (Moodie et al., 1993, Science 260, 1658) y trasmite las señales de estas proteínas potencialmente oncogénicas. Se ha demostrado que la ERK2 desempeña un papel fundamental en el control negativo del crecimiento de las células del cáncer de mama (Frey y Mulder, 1997, Cancer Res. 57, 628) y se ha indicado hiperexpresión de ERK2 en cáncer de mama humano (Sivaraman et al., 1997, J Clin. Invest. 99, 1478). También se ha implicado la ERK2 activada en la proliferación de células de músculo liso estimuladas por endotelina en las vías respiratorias, lo que sugiere un papel de esta cinasa en el asma (Whelchel et al., 1997, Am. J. Respir. Cell Mol. Biol. 16, 589).
La sobreexpresión de receptores tirosina cinasas, tales como EGFR y ErbB2 (Arteaga CL, 2002, Semin Oncol. 29, 3 9; Eccles SA, 2001, J Mammary Gland Biol Neoplasia 6:393-406; Mendelsolm J & Baselga J, 2000, Oncogene 19, 6550-65), así como mutaciones activantes en las proteínas Ras GTPasas (Nottage M & Siu LL, 2002, Curr Pharm Des 8, 2231-42; Adjei AA, 2001, J Natl Cancer Inst 93, 1062-74) o los mutantes B-Raf (Davies H. et al., 2002, Nature 417, 949-54; Brose et al., 2002, Cancer Res 62, 6997-7000) son importantes contribuyentes al cáncer humano. Estas alteraciones genéticas se correlacionan con un mal pronóstico clínico y dan como resultado la activación de la cascada de transducción de señal Raf-1/2/3 - MEK1/2 - ERK1/2 en un amplio grupo de tumores humanos. La ERK activada (es decir, ERK1 y/o ERK2) es una molécula de señalización central que ha sido asociada al control de la proliferación, la diferenciación, la supervivencia celular independiente del anclaje y la angiogénesis, contribuyendo a varios procesos que son importantes para la formación y el avance de los tumores malignos. Estos datos sugieren que un inhibidor de ERK1/2 ejercerá actividad pleiotrópica, incluyendo efectos preapoptóticos, antiproliferativos, antimetastásicos y antiangiogénicos, y ofrecerá una oportunidad terapéutica contra un amplio grupo de tumores humanos.
Existe una creciente cantidad de pruebas que implica la activación constitutiva de la vía de ERK MAPK en el comportamiento oncogénico de determinados cánceres. Se encuentran mutaciones activantes de Ras en el ~30 % de todos los cánceres, con algunos, tales como cáncer pancreático (90 %) y de colon (50 %), que ostentan tasas particularmente altas de mutación (ref). También se han identificado mutaciones de Ras en el 9-15 % de los melanomas, pero las mutaciones somáticas de sentido erróneo en B-Raf que confieren activación constitutiva son más frecuentes y se encuentran en el 60-66 % de los melanomas malignos. Las mutaciones activantes de Ras, Raf y MEK son capaces de transformar oncogénicamente los fibroblastos in vitro, y las mutaciones de Ras o Raf conjuntamente con la pérdida de un gen supresor de tumores (por ejemplo, p16INK4A) pueden causar un desarrollo espontáneo del tumor in vivo. Se ha demostrado una mayor actividad de ERK en estos modelos y también se ha indicado ampliamente en tumores humanos adecuados. En el melanoma, la elevada actividad basal de ERK resultante de las mutaciones B-Raf o N-Ras o la activación del factor de crecimiento autocrino está bien documentada y se ha asociado al crecimiento tumoral rápido, a mayor supervivencia celular y a resistencia a la apoptosis. Además, la activación de ERK se considera una fuerza conductora importante detrás del comportamiento altamente metastásico del melanoma asociado a una mayor expresión tanto de proteasas degradantes de la matriz extracelular como de integrinas que promueven la invasión, así como de la disminución de las moléculas de adhesión E-cadherina que normalmente median las interacciones de los queratinocitos para controlar el crecimiento de los melanocitos. Estos datos considerados en conjunto, señalan a ERK como un objetivo terapéutico prometedor para el tratamiento del melanoma, una enfermedad intratable en la actualidad.
Sumario de la invención
Se ha encontrado en la actualidad que los compuestos de la presente invención y sus composiciones farmacéuticamente aceptables son eficaces como inhibidores de la proteína cinasa ERK. Estos compuestos tienen la fórmula general II:

o una de sus sales farmacéuticamente aceptables, en la que R1, R2 y R3 son los definidos más adelante.
Estos compuestos y sus composiciones farmacéuticamente aceptables son útiles para tratar o atenuar la gravedad de diversos trastornos, especialmente trastornos proliferativos, tales como el cáncer.
Los compuestos provistos por esta invención también son útiles para el estudio de las cinasas en fenómenos biológicos y patológicos y el estudio de las vías de transducción intracelular de señales mediadas por dichas cinasas, y la evaluación comparativa de nuevos inhibidores de las cinasas.
Descripción detallada de determinadas realizaciones de la invención
1. Descripción general de los compuestos de la invención:
La presente invención se refiere a un compuesto de fórmula I:

o una de sus sales farmacéuticamente aceptables, en la que:
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos seleccionados independientemente entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-6;
cada R2 es independientemente
hidrógeno, alifático C1-3 o cloro;
R3 es hidrógeno, alifático C1-3, flúor o cloro.
2. Compuestos y definiciones:
Los compuestos de la presente invención incluyen los descritos anteriormente en general, y se ilustran además mediante las clases, subclases y especies divulgadas en el presente documento. Según se usa en el presente documento, se aplicarán las definiciones siguientes a menos que se indique lo contrario. Para los fines de la presente invención, los elementos químicos se identifican de conformidad con la tabla periódica de los elementos, versión CAS, Handbook of Chemistry and Physics, 75a ed. Además, los principios generales de química orgánica se describen en "Organic Chemistry", Thomas Sorrell, University Science Books, Sausalito: 1999, y "March's Advanced Organic Chemistry", 5a ed., Ed.: Smith, M.B. and March, J., John Wiley & Sons, Nueva York: 2 O01.
Según se usa en el presente documento, el término “profármaco” se refiere a un derivado de una molécula de fármaco precursora que requiere transformación dentro del organismo para liberar el principio activo, y que tiene mejores propiedades físicas y/o de liberación respecto a la molécula de fármaco precursora. Los profármacos se diseñan para mejorar propiedades farmacéuticas y/o farmacocinéticas asociadas a la molécula de fármaco precursora. La ventaja de un profármaco se basa en sus propiedades físicas, tales como mayor solubilidad en agua para la administración parenteral a pH fisiológico en comparación con el fármaco precursor, o que aumenta la absorción en el tracto digestivo, o que puede aumentar la estabilidad del fármaco en el almacenamiento a largo plazo. En los últimos años se han explotado varios tipos de derivados biorreversibles para utilizar en el diseño de profármacos. El uso de ésteres como un tipo de profármaco para fármacos que contienen una función carboxilo o hidroxilo es conocido en la técnica, como se describe, por ejemplo, en "The Organic Chemistry of Drug Design and Drug Interaction" Richard Silverman, publicado por Academic Press (1992).
Según se describe en el presente documento, los compuestos de la invención pueden estar opcionalmente sustituidos con uno o más sustituyentes, tales como los que se ilustran en general anteriormente, o como se ejemplifican mediante clases, subclases y especies particulares de la invención. Se apreciará que la frase "opcionalmente sustituido" se utiliza indistintamente con la frase "sustituido o sin sustituir". En general, el término "sustituido", ya sea precedido por el término "opcionalmente", o no, alude al reemplazo de los radicales hidrógeno de una determinada estructura por el radical de un sustituyente especificado. A menos que se indique lo contrario, un grupo opcionalmente sustituido puede tener un sustituyente en cada posición sustituible del grupo, y cuando más de una posición en cualquier estructura determinada pueda ser sustituida con más de un sustituyente seleccionado entre un grupo especificado, el sustituyente puede ser el mismo o diferente en cada posición.
Las combinaciones de sustituyentes previstas por la presente invención son preferentemente las que dan como resultado la formación de compuestos estables o químicamente factibles. El término "estable", según se usa en el presente documento, se refiere a compuestos que no se alteran sustancialmente cuando son sometidos a las condiciones para permitir su producción, detección y preferentemente su recuperación, purificación y uso para uno o más de los fines divulgados en el presente documento. En algunas realizaciones, un compuesto estable o un compuesto químicamente factible es aquel que no se altera sustancialmente cuando se mantiene a una temperatura
de 40 °C o menor, en ausencia de humedad u otras condiciones químicamente reactivas, durante al menos una semana.
El término "alifático" o la expresión "grupo alifático", según se usan en el presente documento, significan una cadena lineal (es decir, no ramificada) o ramificada, una cadena de hidrocarburo sustituida o sin sustituir que está completamente saturada o que contiene una o más unidades de insaturación, o un hidrocarburo monocíclico que está completamente saturado o que contiene una o más unidades de insaturación, pero que no es aromático (también denominado en el presente documento como "carbociclo", "cicloalifático" o "cicloalquilo"), que tiene un solo punto de unión al resto de la molécula. En determinadas realizaciones, los grupos alifáticos contienen de 1 a 6 átomos de carbono alifáticos, y aún en otras realizaciones los grupos alifáticos contienen de 1 a 4 átomos de carbono alifáticos. En algunas realizaciones, el término "cicloalifático" (o "carbociclo" o "cicloalquilo") se refiere a un hidrocarburo C3-C6 monocíclico completamente saturado o que contiene una o más unidades de insaturación, pero que no es aromático, que tiene un único punto de unión al resto de la molécula. Los grupos alifáticos adecuados incluyen, pero sin limitación, grupos alquilo, alquenilo o alquinilo, lineales o ramificados, sustituidos o sin sustituir, y sus híbridos, tales como (cicloalquil)alquilo, (cicloalquenil)alquilo o (cicloalquil)alquenilo.
El término "insaturado", según se usa en el presente documento, significa que un grupo tiene una o más unidades de insaturación.
Los términos "haloalquilo", "haloalquenilo" y "haloalcoxi" significan alquilo, alquenilo o alcoxi, según sea el caso, sustituido con uno o más átomos de halógeno. El término "halógeno" significa F, Cl, Br o I.
El término "arilo" empleado solo o como parte de un resto más grande como un "aralquilo", "aralcoxi" o "ariloxialquilo", se refiere a sistemas de anillo monocíclicos, bicíclicos y tricíclicos que tienen un total de cinco a catorce miembros en el anillo, en los que al menos un anillo del sistema es aromático y en los que cada anillo del sistema contiene de 3 a 7 miembros de anillo. El término "arilo" se puede usar indistintamente con la expresión "anillo arilo".
Un grupo arilo (incluyendo aralquilo, aralcoxi, ariloxialquilo y similares) o heteroarilo (incluyendo heteroaralquilo y heteroarilalcoxi y similares) puede contener uno o más sustituyentes. Los sustituyentes adecuados en el átomo de carbono insaturado de un grupo arilo o heteroarilo se seleccionan entre halógeno; Ro; ORo; SRo; 1,2-metilenodioxi; 1,2-etilenodioxi; fenilo (Ph) opcionalmente sustituido con Ro; -O(Ph) opcionalmente sustituido con Ro; (CH2)1-2(Ph), opcionalmente sustituido con Ro; CH=CH(Ph), opcionalmente sustituido con Ro; NO2; CN; N(Ro)2; NR°C(O)R°; NR°C(O)N(R°)2; NRoCO2Ro; -NRoNRoC(O)Ro; NRoNRoC(O)N(Ro)2; NRoNRoCO2Ro; C(O)C(O)Ro; C(O)CH2C(O)Ro; CO2Ro; C(O)Ro; C(O)N(Ro)2; OC(O)N(Ro)2; S(O)2Ro; SO2N(Ro)2; S(O)Ro; NRoSO2N(Ro)2; NRoSO2Ro; C(=S)N(Ro)2; C(=NH)-N(Ro)2; o (CH2)o-2NHC(O)Ro en los que en cada aparición independiente de Ro se selecciona entre hidrógeno, alifático C1-6 opcionalmente sustituido, un anillo heteroarilo o heterocíclico de 5-6 miembros sin sustituir, fenilo, O(Ph) o CH2(Ph), o, no obstante la definición anterior, dos apariciones independientes de R° en el mismo sustituyente o sustituyentes diferentes, tomados junto con el átomo o los átomos a los que el grupo Ro está unido, forman un anillo cicloalquilo, heterociclilo, arilo o heteroarilo de 3 a 8 miembros que tiene 0-4 heteroátomos seleccionados independientemente entre nitrógeno, oxígeno o azufre. Los sustituyentes opcionales en el grupo alifático de Ro se seleccionan entre NH2, NH(alifático C1-4), N(alifático C1-4)2, halógeno, alifático C1-4, OH, O(alifático C1-4), NO2, CN, CO2H, CO2(alifático C1-4), O(haloalifático C1-4) o haloalifático C1-4, en los que cada uno de los grupos alifático C1-4s precedentes de Ro no está sustituido.
Un grupo alifático o heteroalifático o un anillo heterocíclico no aromático puede contener uno o más sustituyentes. Los sustituyentes adecuados en el carbono saturado de un grupo alifático o heteroalifático, o de un anillo heterocíclico no aromático se seleccionan entre los enumerados anteriormente para el carbono insaturado de un grupo arilo o heteroarilo e incluyen además los siguientes: =O, =S, =NNHR*, =NN(R*)2, =NNHC(O)R*, =NNHCO2(alquil), =NNHSO2(alquil) o =NR*, en los que cada R* se selecciona independientemente entre hidrógeno o un alifático C1-6 opcionalmente sustituido. Los sustituyentes opcionales en el grupo alifático de R* se seleccionan entre NH2, NH(alifático C1-4), N(alifático C1-4)2, halógeno, alifático C1-4, OH, O(alifático C1-4), NO2, CN, CO2H, CO2(alifático C1-4), O(haloalifático C1-4) o haloalifático C1-4, en los que cada uno de los grupos alifático C1-4s precedentes de R* no está sustituido.
Los sustituyentes opcionales en el nitrógeno de un anillo heterocíclico no aromático se seleccionan entre R+, N(R+)2, C(O)R+, CO2R+, C(O)C(O)R+, C(O)CH2C(O)R+, SO2R+, SO2N(R+)2, C(=S)N(R+)2, C(=NH)-N(R+)2 o NR+SO2R+; en los que R+ es hidrógeno, un alifático C1-6 opcionalmente sustituido, fenilo opcionalmente sustituido, O(Ph) opcionalmente sustituido, CH2(Ph) opcionalmente sustituido, (CH2)1-2(Ph) opcionalmente sustituido; CH=CH(Ph) opcionalmente sustituido; o un anillo heteroarilo o heterocíclico de 5-6 miembros sin sustituir que tiene de uno a cuatro heteroátomos seleccionados independientemente entre oxígeno, nitrógeno o azufre, o, no obstante la definición anterior, dos apariciones independientes de R+, en el mismo sustituyente o sustituyentes diferentes, tomados junto con el átomo o los átomos a los que cada grupo R+ está unido, forman un anillo cicloalquilo, heterociclilo, arilo o heteroarilo de 3-8 miembros que tiene 0-4 heteroátomos seleccionados independientemente entre nitrógeno, oxígeno o azufre. Los sustituyentes opcionales en el grupo alifático o el anillo fenilo de R+ se seleccionan entre NH2, NH(alifático C1-4), N(alifático C1-4)2, halógeno, alifático C1-4, OH, O(alifático C1-4), NO2, CN, CO2H, CO2(alifático C1-4), O(haloalifático C1-4) o halo(alifático C1-4), en los que cada uno de los grupos alifático C1-4s precedentes de R+ no está sustituido.
A menos que se indique lo contrario, las estructuras descritas en el presente documento también están destinadas a incluir todas las formas isóméricas (por ejemplo, enantioméricas, diastereoisoméricas y geométricas (o conformacionales)) de la estructura; por ejemplo, las configuraciones R y S para cada centro asimétrico, los isómeros de doble enlace (Z) y (E), y los isómeros conformacionales (Z) y (E). Por consiguiente, los isómeros estereoquímicos individuales, así como las mezclas enantioméricas, diastereoisoméricas y geométricas (o conformacionales) de los compuestos de presente invención están dentro del alcance de la invención. A menos que se indique lo contrario, todas las formas tautoméricas de los compuestos de la invención están comprendidos dentro del alcance de la invención. Además, a menos que se indique lo contrario, las estructuras descritas en el presente documento también pretenden incluir los compuestos que difieren únicamente en presencia de uno o más átomos enriquecidos isotópicamente. Por ejemplo, los compuestos que tienen las estructuras de la presente, excepto por el remplazo de un átomo de hidrógeno por un deuterio o tritio, o el remplazo de un carbono por un carbono enriquecido en 13C o 14C, están comprendidos dentro del alcance de la presente invención. Dichos compuestos son útiles, por ejemplo, como herramientas analíticas o sondas en ensayos biológicos.
3. Descripción de los compuestos ilustrativos:
De acuerdo con una realización, la presente invención se refiere a un compuesto de fórmula I en la que dicho compuesto es de fórmula Ia o Ib:

o a una de sus sales farmacéuticamente aceptables, en la que cada m y grupos R1, R2 y R3 son los definidos anteriormente.
Según determinadas realizaciones, el resto R1 de cualquiera de las fórmulas I, Ia y Ib, es un grupo alifático C1-4 opcionalmente sustituido con -OR o -haloalquilo C1-3. En determinadas realizaciones, el resto R1 de cualquiera de las fórmulas I, Ia y Ib, es un grupo alifático C1-4 opcionalmente sustituido con -OH, -CH2F, -CHF2 o -CF3. En otras realizaciones, el resto R1 de cualquiera de las fórmulas I, Ia y Ib, es un grupo alifático C1-4 opcionalmente sustituido con -OH. Aún en otras realizaciones, R1 no está sustituido.
Según otra realización, el resto R1 de cualquiera de las fórmulas I, Ia y Ib es isopropilo, 2-butilo, ciclopropilo o etilo, en las que cada grupo está opcionalmente sustituido con -OH, -CHF2, -CH2F o -CF3. En determinadas realizaciones, el resto R1 de cualquiera de las fórmulas I, Ia y Ib está opcionalmente sustituido con -OH o -CF3.
La presente invención se refiere a un compuesto de cualquiera de las fórmulas I, Ia y Ib en las que R2 es hidrógeno, alifático C1-3 o cloro. De acuerdo con otro aspecto más, la presente invención se refiere a un compuesto de cualquiera de las fórmulas I, Ia y Ib en las que R2 es cloro.
En ciertas realizaciones, m es 1.
En otras realizaciones, el resto R3 de cualquiera de las fórmulas I, Ia y Ib es hidrógeno, metilo o cloro.
Los compuestos representativos de fórmula I se exponen en la Tabla 1 a continuación.
Tabla 1. Ejemplos de compuestos de fórmula I
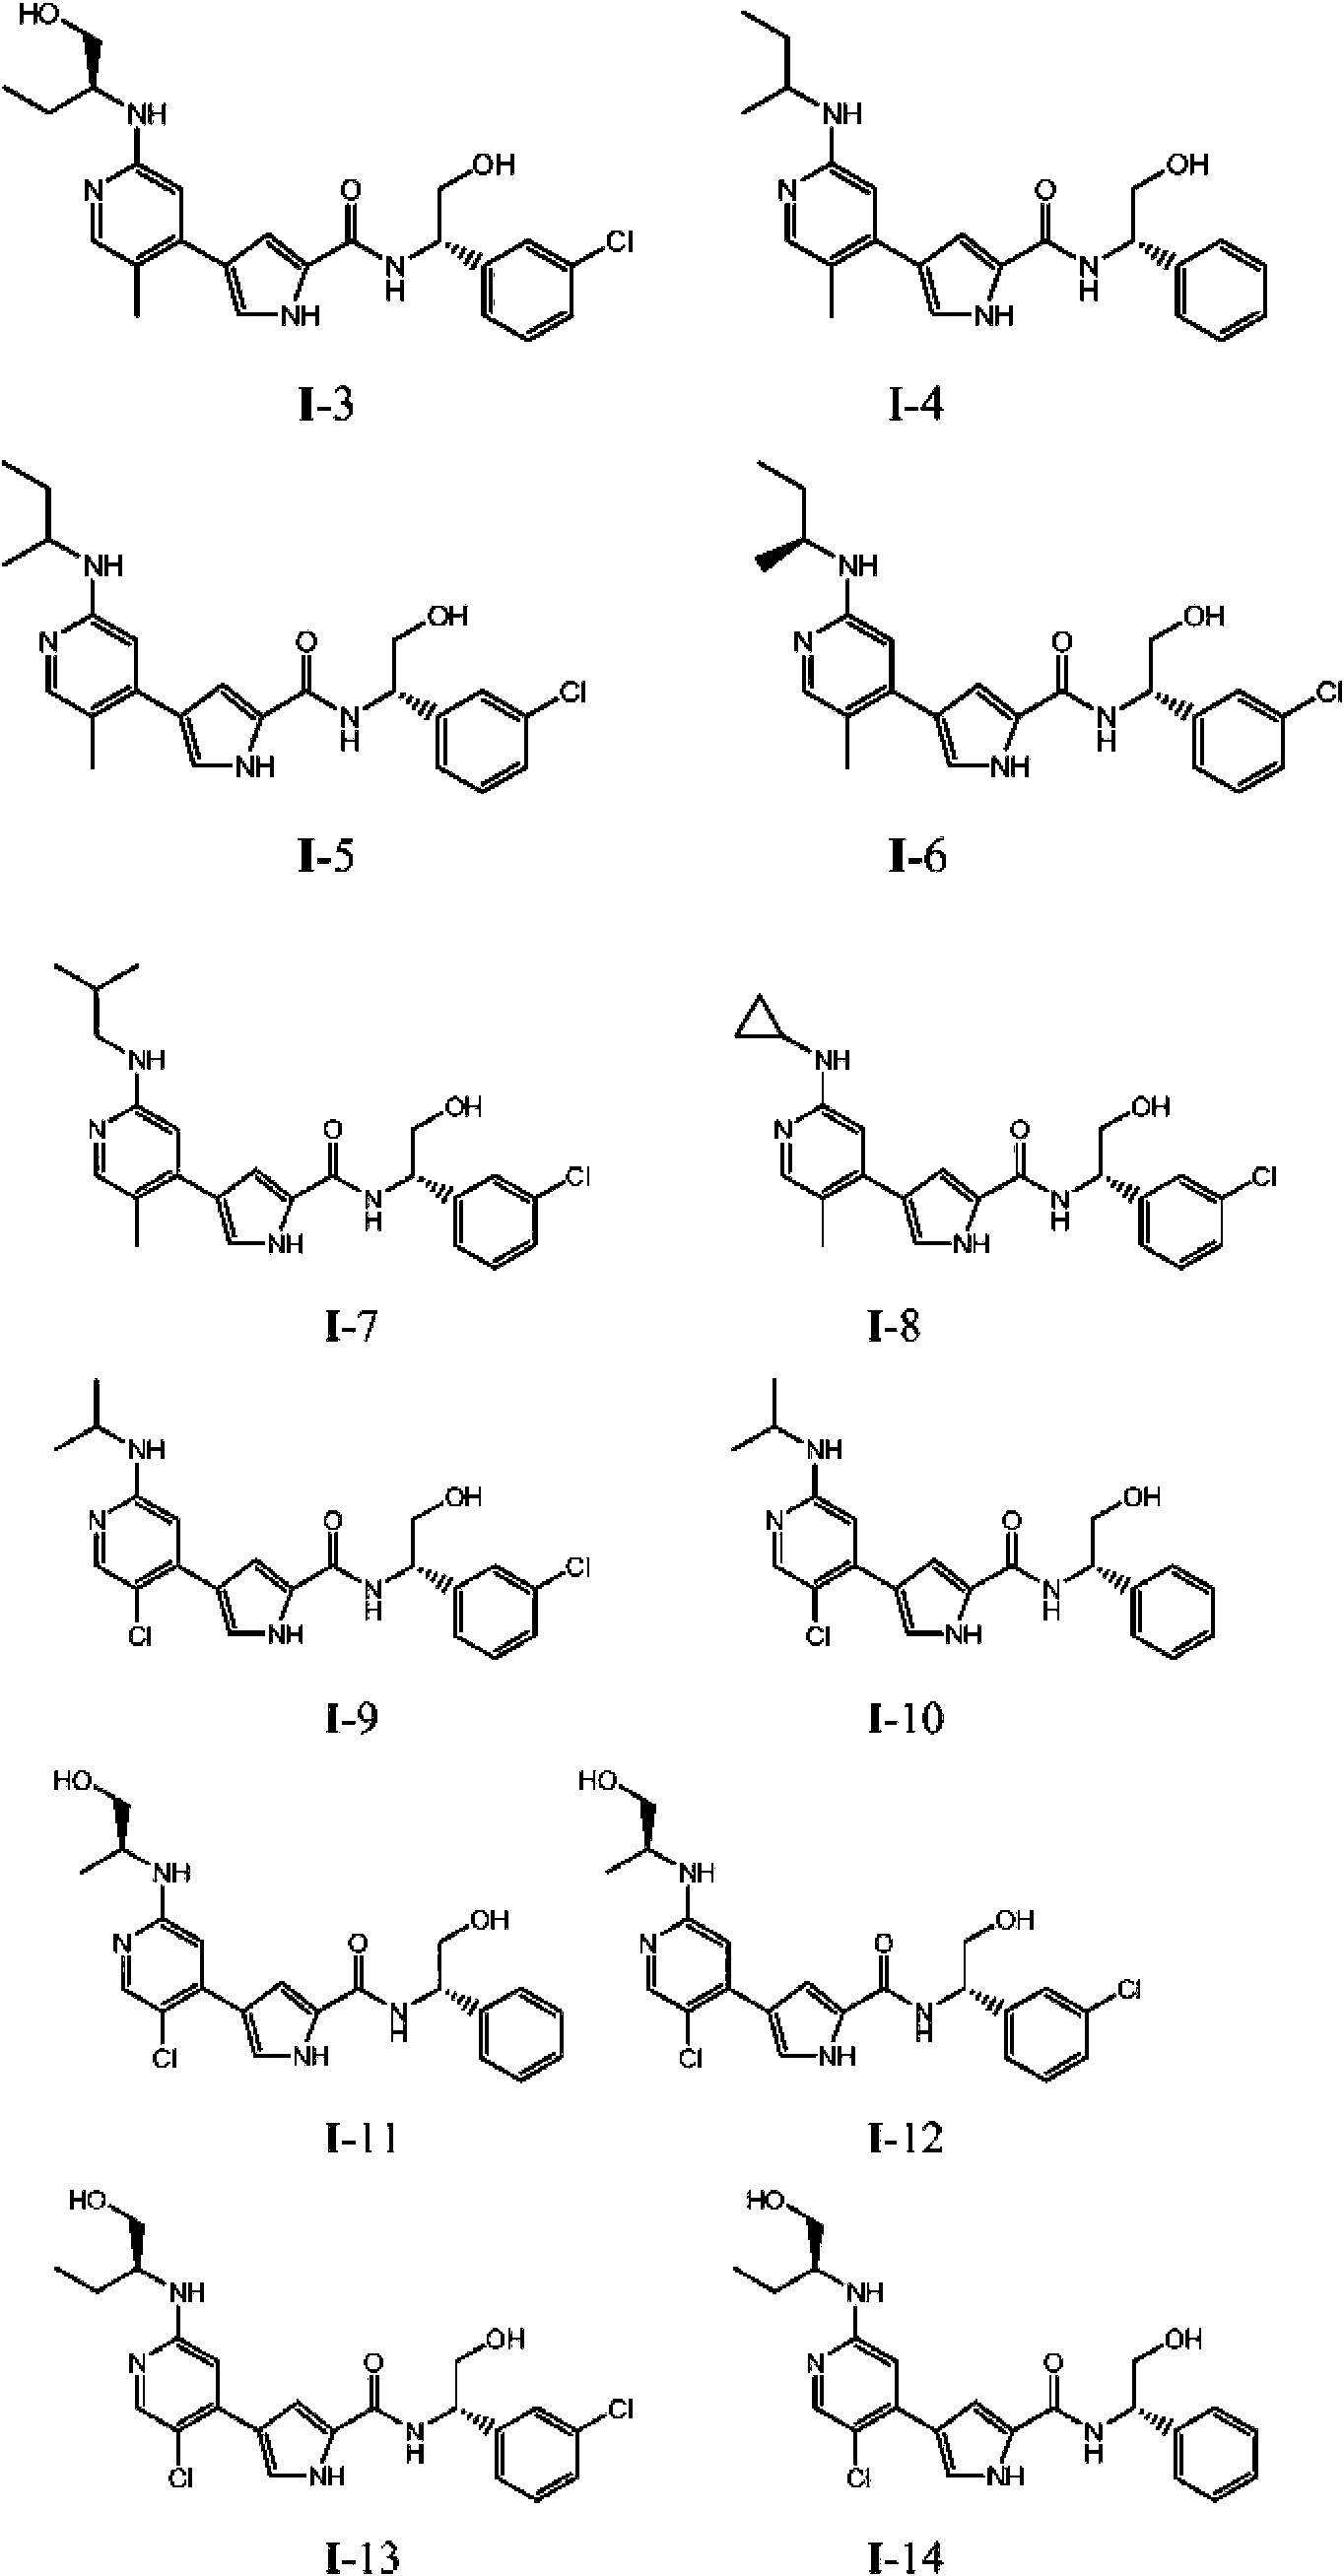

4. Métodos generales para proporcionar los compuestos de la presente:
Los compuestos de la presente invención se pueden preparar o aislar en general mediante métodos de síntesis y/o pseudo síntesis conocidos por los expertos en la materia para compuestos análogos y como se ilustra mediante los Esquemas I, II y III generales a continuación y los ejemplos preparativos siguientes.
Esquema I

Reactivos y condiciones: (a) i ICl, CH2Ch, ii NaOMe, MeOH; (b) PG-Cl, DMAP, trietilamina; (c) Pd(dppf); (d) R1-NH2; (e) Pd(PPh3)4, 4; (f) desprotección/saponificación; (g) condiciones de acoplamiento.
El Esquema I general anterior muestra un método general para preparar los compuestos de la presente invención. En la Etapa (a), el compuesto de pirrol 1 es yodado y esterificado para formar 2. En la Etapa (b), el resto pirrol se
protege opcionalmente en el -NH- con un grupo protector de amino adecuado para formar 3. Los grupos protectores de amino son bien conocidos en la técnica y se describen en detalle en Protecting Groups in Organic Synthesis, Theodora W. Greene y Peter G. M. Wuts, 1991, publicado por John Wiley and Sons. El yodo del compuesto 3 es desplazado por un ácido o éster borónico adecuado. Como se describe anteriormente, se utiliza bis(pinacolato)diborano para formar el compuesto 4, sin embargo, se pueden emplear otros ésteres o ácidos borónicos susceptibles a esta reacción y que serán evidentes para un experto habitual en la materia.
Debido a que los compuestos de la presente están relacionados con un resto piridina multisustituida, se considera el orden de reacción y se utilizan métodos para activar las posiciones en la piridina para dirigir la regioquímica. En la Etapa (d) anterior, el primer grupo saliente L1 puede ser desplazado por un alcohol, amina o tiol, según se desee. Un experto habitual en la materia reconocería que diversos grupos salientes L1 son susceptibles a esta reacción. Los ejemplos de dichos grupos incluyen, pero sin limitación, halógeno y éteres activados. Esta reacción puede estar seguida, en la Etapa (e), por el remplazo de un segundo grupo saliente L2 a través de una reacción de acoplamiento catalizada por un metal o un desplazamiento nucleofílico para formar el compuesto 7. Un experto habitual en la materia reconocería que diversos grupos salientes L2 son susceptibles a esta reacción. Los ejemplos de dichos grupos incluyen, pero sin limitación, halógeno, éteres activados, ácido borónico o ésteres borónicos.
En la Etapa (f), el grupo protector del resto pirrol es retirado por métodos adecuados para retirar el grupo protector de amino utilizado. Dependiendo de qué grupo protector de amino se utilice, las condiciones adecuadas para retirarlo pueden saponificar simultáneamente o de otra manera proporcionar el resto carboxilato como se describió anteriormente para el compuesto 8. Si las condiciones adecuadas para retirar el grupo protector de amino no son adecuadas para proporcionar el compuesto carboxilato 8, entonces se debe emplear otra etapa. Los compuestos de fórmula I se preparan a partir de 8 acoplando el carboxilato resultante con una amina deseada como se describe en la Etapa (g). Un experto habitual en la materia reconocería que diversas condiciones son útiles para dicha reacción de acoplamiento y pueden incluir la etapa de activación del resto carboxilato del compuesto 8 antes de, o simultáneamente con, el tratamiento con la amina deseada. Dichas condiciones incluyen, pero sin limitación, las descritas en detalle en la sección de Ejemplos siguiente.
Esquema II

Reactivos y condiciones: (a) Ac2O/H2O2; (b) HNO3/H2SO4; (c) R1-NH2; (d) L2.
El Esquema II anterior describe una ruta alternativa para preparar el compuesto intermedio 6 útil para la preparación de los compuestos de la presente invención. En la Etapa (a), el N-óxido del compuesto 9 se prepara mediante tratamiento con peróxido. El compuesto N-óxido 10 se trata después con ácido nítrico para formar el compuesto nitro 11. El grupo L1 de 11 es desplazado con la amina deseada R1-NH2 para formar 12 y después se introduce el grupo L2 en la Etapa (d) para obtener el compuesto intermedio 6. El compuesto 6 se puede utilizar después para preparar los compuestos de la presente invención, según el Esquema I general anterior y los Ejemplos que se proporcionan más adelante.
Esquema III

El Esquema III anterior muestra un método alternativo para preparar el compuesto 7 a partir de 6. En este método, el grupo L2 del compuesto piridinilo 6 es desplazado por un ácido borónico o derivado de éster adecuado para formar 13, en el que Rx y Ry tienen los significados definidos más adelante para los compuestos de fórmula A más adelante.
Este resto boronato es desplazado después por el grupo saliente L3 del pirrol descrito anteriormente, en el que L3 es un grupo saliente adecuado, para formar el compuesto 7. El compuesto 7 se usa después para preparar los compuestos de la presente invención por los métodos expuestos anteriormente en los Esquemas I y II, por los descritos en la sección de Ejemplos y por métodos conocidos por un experto habitual en la materia.
Un experto habitual en la materia reconocería que se pueden preparar diversos compuestos de la presente invención según el método general de los Esquemas I, II y III, y los ejemplos de síntesis expuestos a continuación.
De acuerdo con otro caso, la presente divulgación se refiere a un compuesto de fórmula A:

o una de sus sales, en la que:
PG es un grupo protector de amino adecuado;
Rz es un grupo protector de carboxilato adecuado; y
Rx y Ry son independientemente hidrógeno o alifático C1-6 opcionalmente sustituido, o:
Rx y Ry se toman juntos para formar un anillo de 5-7 miembros opcionalmente sustituido.
Los grupos protectores de amino adecuados son bien conocidos en la técnica e incluyen los descritos en detalle en Protecting Groups in Organic Synthesis, Theodora W. Greene y Peter G. M. Wuts, 1991, publicado por John Wiley and Sons. En determinadas realizaciones, el grupo PG de A es un resto alquilo o arilsulfonilo. Los ejemplos de dichos grupos incluyen mesilo, tosilo, nosilo, brosilo y 2,4,6-trimetilbencenosulfonilo ("Mts"). Otros ejemplos de dichos grupos son Bn, PMB, Ms, Ts, SiR3, MOM, BOM, Tr, Ac, CO2R, CH2OCH2CH2Si(CH3)3.
Los grupos protectores de carboxilato adecuados son bien conocidos en la técnica y se describen en detalle en Protecting Groups in Organic Synthesis, Theodora W. Greene y Peter G. M. Wuts, 3a edición, 1999, publicado por John Wiley and Sons. En determinadas realizaciones, el grupo Rz de A es un grupo alifático C1-6 opcionalmente sustituido o un grupo arilo opcionalmente sustituido. Los ejemplos de grupos Rz adecuados incluyen metilo, etilo, propilo, isopropilo, butilo, isobutilo, bencilo y fenilo en los que cada grupo está opcionalmente sustituido.
En determinados casos, uno o ambos de Rx y Ry son hidrógeno.
En otros casos, Rx y Ry se toman juntos para formar un anillo de 5-6 miembros opcionalmente sustituido. Aún en otras realizaciones, Rx y Ry se toman juntos para formar un grupo 4,4,5,5-tetrametildioxaborolano. Otros derivados de boronato adecuados contemplados por la presente invención incluyen ácido borónico, B(O-Ci-io alifático)2 y B(O-aril)2. De acuerdo con otro caso más, la presente divulgación proporciona un compuesto de fórmula B:

o una de sus sales, en la que:
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos seleccionados independientemente entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-4;
R3 es hidrógeno, alifático C1-3, flúor o cloro; y
L2 es un grupo saliente adecuado.
En otros casos, la presente divulgación proporciona un compuesto de fórmula B, como se definió en general y en las clases y subclases descritas anteriormente y en el presente documento, en el que L2 no es yodo cuando R3 es cloro y R1 es isopropilo.
Un grupo saliente adecuado es un grupo químico que es desplazado fácilmente por un resto químico entrante deseado. Por lo tanto, la elección de un grupo saliente adecuado específico depende de su capacidad para desplazar fácilmente al resto químico entrante de fórmula A. Los grupos salientes adecuados son bien conocidos en la técnica, por ejemplo, véase, "Advanced Organic Chemistry," Jerry March, 5a ed., págs. 351-357, John Wiley and Sons, N.Y. Dichos grupos salientes incluyen halógeno, grupos alcoxi, sulfoniloxi, alquilsulfonilo opcionalmente sustituido, alquenilsulfonilo opcionalmente sustituido, arilsulfonilo opcionalmente sustituido y diazonio. Los ejemplos de grupos salientes adecuados incluyen, pero sin limitación, cloro, yodo, bromo, flúor, metanosulfonilo (mesilo), tosilo, triflato, nitrofenilsulfonilo (nosilo) y bromofenilsulfonilo (brosilo). En determinadas realizaciones, el resto L2 de B es yodo. Según un caso alternativo, el grupo saliente adecuado se puede generar in situ dentro del medio de reacción. Por ejemplo, L2 en un compuesto de fórmula B se puede generar in situ a partir de un precursor de ese compuesto de fórmula B en el que dicho precursor contiene un grupo que es fácilmente reemplazado por L2 in situ. En una ilustración específica de un reemplazo de ese tipo, dicho precursor de un compuesto de fórmula B contiene un grupo (por ejemplo, un grupo cloro o un grupo hidroxilo) que es reemplazado in situ por L2, tal como un grupo yodo. La fuente del grupo yodo puede ser, por ejemplo, yoduro de sodio. La generación in situ de un grupo saliente adecuado de ese tipo es bien conocida en la técnica, por ejemplo, véase, "Advanced Organic Chemistry," Jerry March, págs. 430-431, 5a ed., John Wiley and Sons, N.Y.
Según determinados casos, el resto R1 de fórmula B, es un grupo alifático C1-4 opcionalmente sustituido con -OR o -haloalquilo C1-3. En determinadas realizaciones, el resto R1 de fórmula B es un grupo alifático C1-4 opcionalmente sustituido con -OH, -CH2F, -CHF2 o -CF3. En otras realizaciones, el resto R1 de fórmula B es un grupo alifático C1-4 opcionalmente sustituido con -OH. Aún en otras realizaciones, R1 no está sustituido.
Según otro caso, el resto R1 de fórmula B es isopropilo, 2-butilo, ciclopropilo o etilo, en la que cada grupo está opcionalmente sustituido con -OH o -CF3.
En otras realizaciones, el resto R3 de fórmula B es hidrógeno, metilo o cloro.
Un compuesto de fórmula B se puede preparar a partir de un compuesto de fórmula B':

o una de sus sales, en la que:
R3 es hidrógeno, alifático C1-3, flúor o cloro; y
L1 y L2 son cada uno independientemente un grupo saliente adecuado.
En determinados casos, la presente divulgación proporciona un compuesto de fórmula B', como se definió en general y en las clases y subclases descritas anteriormente y en el presente documento, en el que L2 no es un resto boronato cuando R3 es cloro y R1 es flúor.
En determinados casos, se proporciona un compuesto de B' en el que L2 es -B(ORx)(ORy). En otras realizaciones, uno o ambos de Rx y Ry son hidrógeno. En otras realizaciones, Rx y Ry se toman juntos para formar un anillo de 5-6 miembros opcionalmente sustituido. Aún en otras realizaciones, Rx y Ry se toman juntos para formar un resto 4,4,5,5-tetrametildioxaborolano.
Como se describió anteriormente, un grupo saliente adecuado es un grupo químico que es desplazado fácilmente por un grupo químico entrante deseado. Los grupos salientes adecuados son bien conocidos en la técnica, por ejemplo, véase, "Advanced Organic Chemistry," Jerry March, 5a ed., págs. 351-357, John Wiley and Sons, N.Y. Dichos grupos salientes incluyen, pero sin limitación, restos halógeno, alcoxi, sulfoniloxi, alquilsulfonilo opcionalmente sustituido, alquenilsulfonilo opcionalmente sustituido, arilsulfonilo opcionalmente sustituido y diazonio. Los ejemplos de grupos salientes adecuados incluyen cloro, yodo, bromo, flúor, metanosulfonilo (mesilo), tosilo, triflato, nitrofenilsulfonilo (nosilo) y bromofenilsulfonilo (brosilo). En determinadas realizaciones, el resto L1 de B' es halógeno. En otra realización, el resto L1 de B' es un grupo alquilsulfonilo opcionalmente sustituido, alquenilsulfonilo opcionalmente sustituido o arilsulfonilo opcionalmente sustituido. En otras realizaciones, el resto L1 de B' es flúor.
Según un caso alternativo, el grupo saliente adecuado se puede generar in situ dentro del medio de reacción. Por ejemplo, los restos L1 o L2 en un compuesto de fórmula B' se pueden generar in situ a partir de un precursor de ese
compuesto de fórmula B' en el que dicho precursor contiene un grupo que es fácilmente reemplazado por L1 o L2 in situ. La generación in situ de un grupo saliente adecuado de ese tipo es bien conocida en la materia, por ejemplo, véase, "Advanced Organic Chemistry," Jerry March, págs. 430-431, 5a ed., John Wiley and Sons, N.Y.
Según otro caso, la presente divulgación proporciona un método para preparar un compuesto de fórmula B:

o una de sus sales, que comprende la etapa de hacer reaccionar un compuesto de fórmula B':

o una de sus sales, con un compuesto de fórmula R1-NH2 en la que dicha reacción se realiza en un medio adecuado y en la que:
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos seleccionados independientemente entre -OR o -haloalquilo C1-3;
R es hidrógeno o alifático C1-4;
R3 es hidrógeno, alifático C1-3, flúor o cloro; y
L1 y L2 son cada uno independientemente un grupo saliente adecuado.
En determinados casos, dicha reacción se lleva a cabo opcionalmente en presencia de una base adecuada. Un experto habitual en la materia reconocería que el desplazamiento de un grupo saliente por un resto amino se logra con o sin presencia de una base adecuada. Dichas bases adecuadas son bien conocidas en la técnica e incluyen bases orgánicas e inorgánicas.
Un medio adecuado es un disolvente o una mezcla de disolventes que, en combinación con los compuestos combinados, puede facilitar el avance de la reacción entre ellos. El disolvente adecuado puede solubilizar uno o más de los componentes de la reacción, o, alternativamente, el disolvente adecuado puede facilitar la agitación de una suspensión de uno o más de los componentes de la reacción. Los ejemplos de disolventes adecuados útiles en la presente invención son un disolvente prótico, un hidrocarburo halogenado, un éter, un hidrocarburo aromático, un disolvente polar o no polar aprótico, o cualquiera de sus mezclas. Dichas mezclas incluyen, por ejemplo, mezclas de disolvente próticos y apróticos, tales como benceno/metanol/agua; benceno/agua; DME/agua, y similares.
Estos y otros disolventes adecuados son bien conocidos en la técnica, por ejemplo, véase, "Advanced Organic Chemistry," Jerry March, 5a edición, John Wiley and Sons, N.Y.
Según otro caso más, uno o más reactivos pueden actuar como el disolvente adecuado. Por ejemplo, una base orgánica, tal como trietilamina o diisopropiletilamina, si se utiliza en dicha reacción, puede servir como el disolvente además de su papel como reactivo de basificación.
En determinadas realizaciones, la presente divulgación proporciona un compuesto de fórmula B' en la que R1 y R3 son los definidos en general y en las clases y subclases descritas anteriormente y en el presente documento.
Según otro aspecto, la presente divulgación proporciona un compuesto de fórmula C:

o una de sus sales, en la que:
PG es un grupo protector de amino adecuado;
Rz es un grupo protector de carboxilato adecuado;
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos seleccionados independientemente entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-4; y
R3 es hidrógeno, alifático C1-3, flúor o cloro.
Como se indicó anteriormente, los grupos protectores de amino adecuados son bien conocidos en la técnica e incluyen los descritos en detalle en Protecting Groups in Organic Synthesis, Theodora W. Greene y Peter G. M. Wuts, 1991, publicado por John Wiley and Sons. En determinadas realizaciones, el grupo PG de C es un resto alquilo o arilsulfonilo. Los ejemplos de dichos grupos incluyen mesilo, tosilo, nosilo, brosilo y 2,4,6-trimetilbencenosulfonilo ("Mts").
Los grupos protectores de carboxilato adecuados son bien conocidos en la técnica y se describen en detalle en Protecting Groups in Organic Synthesis, Theodora W. Greene y Peter G. M. Wuts, 1991, publicado por John Wiley and Sons. En determinadas realizaciones, el grupo Rz de C es un grupo alifático C1-6 opcionalmente sustituido o un grupo arilo opcionalmente sustituido. Los ejemplos de grupos Rz adecuados incluyen metilo, etilo, propilo, isopropilo, butilo, isobutilo, bencilo y fenilo en los que cada grupo está opcionalmente sustituido.
Según determinados casos, el resto R1 de fórmula C, es un grupo alifático C1-4 opcionalmente sustituido con -OR o -haloalquilo C1-3. En determinadas realizaciones, el resto R1 de fórmula C es un grupo alifático C1-4 opcionalmente sustituido con -OH, -CH2F, -CHF2 o -CF3. En otras realizaciones, el resto R1 de fórmula C es un grupo alifático C1-4 opcionalmente sustituido con -OH. Aún en otras realizaciones, R1 no está sustituido.
Según otro caso, el resto R1 de fórmula C es isopropilo, 2-butilo, ciclopropilo o etilo, en la que cada grupo está opcionalmente sustituido con -OH o -CF3.
En otros casos, el resto R3 de fórmula C es hidrógeno, metilo o cloro.
Otro aspecto más de la presente divulgación se refiere a un método para preparar un compuesto de fórmula C:

o una de sus sales, que comprende la etapa de hacer reaccionar un compuesto de fórmula A:

o una de sus sales, con un compuesto de fórmula B:

o una de sus sales, en la que dicha reacción se lleva a cabo en un medio adecuado y en la que:
PG es un grupo protector de amino adecuado;
L2 es un grupo saliente adecuado;
Rz es un grupo protector de carboxilato adecuado;
Rx y Ry son independientemente hidrógeno o alifático C1-6 opcionalmente sustituido, o:
Rx y Ry se toman juntos para formar un anillo de 5-7 miembros opcionalmente sustituido;
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos seleccionados independientemente entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-4; y
R3 es hidrógeno, alifático C1-3, flúor o cloro.
En determinados casos, dicha reacción se lleva a cabo en presencia de Ni (II), Pd (0) o Pd(II) en la que cada catalizador puede estar asociado a un ligando, tal como ligandos a base de ferroceno o fosfina. En otras realizaciones, dicha reacción se lleva a cabo en presencia de Pd(PPh3)4.
Un medio adecuado es un disolvente o una mezcla de disolventes que, en combinación con los compuestos combinados, puede facilitar el avance de la reacción entre ellos. El disolvente adecuado puede solubilizar uno o más de los componentes de la reacción, o, alternativamente, el disolvente adecuado puede facilitar la agitación de una suspensión de uno o más de los componentes de la reacción. Los ejemplos de disolventes adecuados útiles en la presente invención son un disolvente prótico, un hidrocarburo halogenado, un éter, un hidrocarburo aromático, un disolvente polar o no polar aprótico, o cualquiera de sus mezclas. Dichas mezclas incluyen, por ejemplo, mezclas de disolvente próticos y apróticos, tales como benceno/metanol/agua; benceno/agua; DME/agua, y similares.
Estos y otros disolventes adecuados son bien conocidos en la técnica, por ejemplo, véase, "Advanced Organic Chemistry," Jerry March, 5a edición, John Wiley and Sons, N.Y.
En determinados casos, la reacción entre los compuestos A y B para formar C se lleva a cabo en una mezcla de DME y agua.
En determinados casos, la reacción entre los compuestos A y B para formar C se lleva a cabo a una temperatura que varía entre aproximadamente 20 °C y 150 °C. En otras realizaciones, la reacción entre los compuestos A y B para formar C se lleva a cabo con irradiación de microondas a una temperatura que varía entre aproximadamente 100 °C y 250 °C.
Aún en otros casos, la reacción entre los compuestos A y B para formar C se lleva a cabo a un pH algo básico. De acuerdo con otro caso, la presente divulgación proporciona un profármaco de un compuesto de fórmula I en el que dicho profármaco es de fórmula II:

o una sal farmacéuticamente aceptable del mismo, en la que:
R1 es un grupo alifático C1-6, en el que R1 está opcionalemente sustituido con hasta 2 grupos seleccionados independientemente entre -OR, -OR4 o -haloalquilo C1-3;
cada R es independientemente hidrógeno o un alifático C1-6;
cada R2 es independientemente R, flúor o cloro;
m es 0, 1 o 2;
R3 es hidrógeno, alifático C1-3, flúor o cloro;
cada R4 es independientemente hidrógeno, -C(R)2O-R5 o R5, con la condición de que al menos un grupo R4 o R8 es distinto de hidrógeno;
cada R5 es independientemente -C(O)R6, -C(O)OR6, -C(O)-Q-R6, -C(O)-(CH2)n-C(O)OR6, -C(O)-(CH2)n-C(O)N(R7)2, -C(O)-(CH2)n-CH(R6)N(R7)2, -P(O)(OR6)2;
cada R6 es independientemente hidrógeno, un grupo alifático C1-6 opcionalmente sustituido o un anillo saturado, parcialmente insaturado o totalmente insaturado, de 5-8 miembros, opcionalmente sustituido que tiene 0-4 heteroátomos independientemente seleccionados entre nitrógeno, oxígeno o azufre;
cada R7 es independientemente hidrógeno, -C(O)R6, -C(O)OR6, -S(O)2R6, -OR6, un grupo alifático C1-6 opcionalmente sustituido o un anillo saturado, parcialmente insaturado o totalmente insaturado, de 5-8 miembros, opcionalmente sustituido que tiene 0-4 heteroátomos independientemente seleccionados entre nitrógeno, oxígeno o azufre, o:
dos R6 en el mismo átomo de nitrógeno tomado junto con el átomo de nitrógeno unido al mismo, forman un anillo saturado, parcialmente insaturado o totalmente insaturado, de 4-7 miembros que tiene 1-3 heteroátomos además del átomo de nitrógeno, seleccionado independientemente entre nitrógeno, oxígeno o azufre;
cada n es 0-6;
Q es una cadena de alquilideno C1-10 opcionalemente sustituido en la que de cero a cuatro unidades de metileno de Q se reemplazan con -O-, -N(R)-, -S-, -S(O)-, -S(O)2-, o - C(O)-; y
R8 es hidrógeno o -C(R)2O-R5
De acuerdo con determinados casos, el resto R1 de fórmula II es alifático C1-4 opcionalmente sustituido con -OR o -haloalquilo C1-3. En determinadas realizaciones, el resto R1 de fórmula II es alifático C1-4 opcionalmente sustituido con -OH, -CH2F, -CHF2 o -CF3. En otras realizaciones, el resto R1 de fórmula II es alifático C1-4 opcionalmente sustituido con -OH. Aún en otras realizaciones, R1 está sin sustituir.
De acuerdo con otros casos, el resto R1 de fórmula II es isopropilo, 2-butilo, ciclopropilo o etilo, en el que cada resto está opcionalmente sustituido con -OH, - CHF2, -CH2F o -CF3. De acuerdo con otras realizaciones más, el resto R1 de fórmula II es isopropilo, 2-butilo, ciclopropilo o etilo, en el que cada resto está opcionalmente sustituido con -OH o -CF3.
Otro aspecto de la presente divulgación se refiere a un compuesto de fórmula II en la que cada R2 es independientemente hidrógeno, alifático C1-3 o cloro. Aún de acuerdo a otro aspecto, la presente invención se refiere a un compuesto de fórmula II en la que R2 es cloro y m es 1.
En otros casos, el resto R3 de fórmula II es hidrógeno, metilo o cloro.
En determinados casos, R4 es C(O)-Q-R6. TOdavía otras realizaciones se refieren a un compuesto de fórmula II en la que R4 es C(O)-Q-R6 y Q es una cadena de alquilideno C1-8 opcionalmente sustituido en la que de cero a cuatro unidades de metileno de Q están reemplazadas independientemente con -O-, -N(R)-, -S-, -S(O)-, -S(O)2- o -C(O)- y R6 es como se define en general y en las clases y subclases descritas anteriormente y enel presente documento. De acuerdo con otra realización, Q es una cadena de alquilideno C1-8 opcionalmente sustituido en la que de dos a cuatro unidades de metileno de Q están reemplazadas independientemente con -O-. Tales grupos Q incluye -CH2OCH2CH2O- , -CH2OCH2CH2OCH2CH2O- y similares.
Otro aspecto más de la presente divulgación proporciona un compuesto de fórmula II en la que R4 es C(O)-(CH2)n-CH(R6)N(R7)2. En determinadas realizaciones, n es 0-2. En otras realizaciones, R6 es un grupo alifático C1-6 opcionalmente sustituido. Ejemplos de tales grupos R6 inclyen metilo, bencilo, etilo, isopropilo, t-butilo y similares. Los grupos R7 del C(O)-(CH2)n-CH(R6)N(R7)2 de fórmula II incluyen hidrógeno y un grpo alifático C1-6 opcionalmente sustituido. Ejemplos de tales grupos incluyen metilo, bencilo, etilo, isopropilo, t-butilo y similares.
De acuerdo con un aspecto, la presente divulgación proporciona un compuesto de fórmula II en la que R8 es hidrógeno.
De acuerdo con un caso, R4 es un éster de L-valina.
En determinadas realizaciones de la presente divulgación el grupo R4 de fórmula II es -P(O)(OR6)2. En otras realizaciones, cada R6 es independientemente hidrógeno o un grupo alifático C1-6 opcionalmente sustituido. Ejemplos de tales grupos R6 incluyen metilo, bencilo, etilo, isopropilo, t-butilo y similares. Aún en otras realizaciones, el grupo R4 de fórmula II es -P(O)(OH)2.
En determinados casos, un compuesto de fórmula II proporciona una mejora con respecto a una o más características físicas o fisiológicas. En otros casos, un compuesto de fórmula II imparte mejora con respecto a uno o más características físicas y fisiológicas.
Los compuestos representativos se muestran en la Tabla 2 a continuación.
Tabla 2.

Los métodos para preparar tales profármacos incluyen los expuestos en detalle en la sección Ejemplos anteriormente y los métodos conocidos por un experto en la materia.
5. Usos, formulación y administración
Composiciones farmacéuticamente aceptables
Como se trató anteriormente, la presente invención proporciona compuestos que son inhibidores de las proteínas cinasas y, por lo tanto, los compuestos de la presente son útiles para el tratamiento de enfermedades, trastornos y afecciones incluyendo, pero sin limitación, cáncer, trastornos autoinmunitarios, trastornos neurodegenerativos y neurológicos, esquizofrenia, trastornos óseos, enfermedad hepática y trastornos cardíacos. En consecuencia, en otro aspecto de la presente invención, se proporcionan composiciones farmacéuticamente aceptables, en las que estas composiciones comprenden cualquiera de los compuestos descritos en el presente documento, y opcionalmente comprenden un portador, adyuvante o vehículo farmacéuticamente aceptable. En determinadas realizaciones, estas composiciones comprenden además opcionalmente uno o más agentes terapéuticos adicionales.
Se apreciará también que algunos de los compuestos de la presente invención pueden existir en forma libre para el tratamiento, o cuando proceda, como uno de sus derivados farmacéuticamente aceptables. Según la presente invención, un derivado farmacéuticamente aceptable incluye, pero sin limitación, sales, ésteres, sales de dichos ésteres, farmacéuticamente aceptables, o cualquier otro aducto o derivado que, tras su administración a un paciente que lo necesita sea capaz de proporcionar, directa o indirectamente, un compuesto como los descritos de otra manera en el presente documento, o un metabolito o residuo de los mismos.
Según se usa en el presente documento, la expresión “sal farmacéuticamente aceptable” se refiere a las sales que son, al juicio razonable del médico, adecuadas para su uso en contacto con los tejidos de los seres humanos y animales inferiores sin toxicidad, irritación, respuesta alérgica ni similares indebidas, y que están de acuerdo con una relación riesgo/beneficio razonable. Una "sal farmacéuticamente aceptable" significa cualquier sal o sal de un éster de un compuesto de la presente invención, atóxica, que, tras su administración a un receptor, es capaz de proporcionar, directa o indirectamente, un compuesto de la presente invención o un metabolito o un residuo del mismo, activo como inhibidor. Según se usa en el presente documento, la expresión "metabolito o un residuo del mismo, activo como inhibidor" significa que un metabolito o un residuo del mismo es también un inhibidor de la proteína cinasa ERK2.
Las sales farmacéuticamente aceptables son bien conocidas en la técnica. Por ejemplo, S. M. Berge et al., describen sales farmacéuticamente aceptables en detalle en J. Pharmaceutical Sciences, 1977, 66, 1-19, incorporado en el presente documento como referencia. Las sales farmacéuticamente aceptables de los compuestos de la presente invención incluyen las derivadas de ácidos y bases inorgánicos y orgánicos, adecuados. Son ejemplos de sales de adición de ácido farmacéuticamente aceptables, atóxicas, las sales de un grupo amino formadas con ácidos inorgánicos, tales como ácido clorhídrico, ácido bromhídrico, ácido fosfórico, ácido sulfúrico y ácido perclórico o con ácidos orgánicos, tales como ácido acético, ácido oxálico, ácido maleico, ácido tartárico, ácido cítrico, ácido succínico o ácido malónico o mediante otros métodos utilizados en la técnica, tales como el intercambio iónico. Otras sales farmacéuticamente aceptables incluyen sales de adipato, alginato, ascorbato, aspartato, bencenosulfonato, benzoato, bisulfato, borato, butirato, canforato, canforsulfonato, citrato, ciclopentanopropionato, digluconato, dodecilsulfato, etanosulfonato, formiato, fumarato, glucoheptonato, glicerofosfato, gluconato, hemisulfato, heptanoato, hexanoato, yodohidrato, 2-hidroxietanosulfonato, lactobionato, lactato, laurato, laurilsulfato, malato, maleato, malonato, metanosulfonato, 2-naftalenosulfonato, nicotinato, nitrato, oleato, oxalato, palmitato, pamoato, pectinato, persulfato, 3-fenilpropionato, fosfato, picrato, pivalato, propionato, estearato, succinato, sulfato, tartrato, tiocianato, ptoluenosulfonato, undecanoato, valerato, y similares. Las sales derivadas de bases adecuadas incluyen sales de metales alcalinos, metales alcalinotérreos, amonio y N+(C-m alquil)4. La presente invención también contempla la cuaternización de cualquiera de los grupos que contienen nitrógeno básicos de los compuestos divulgados en el presente documento. Se pueden obtener productos solubles o dispersables en agua o aceite mediante dicha cuaternización. Las sales de metales alcalinos o alcalinotérreos representativas incluyen sales de sodio, litio, potasio, calcio, magnesio y similares. Otras sales farmacéuticamente aceptables incluyen, cuando sea adecuado, amonio, amonio cuaternario y cationes amina no tóxicos, formadas usando contraiones, tales como haluro, hidróxido, carboxilato, sulfato, fosfato, nitrato, alquil inferior sulfonato y aril sulfonato.
Como se describió anteriormente, las composiciones farmacéuticamente aceptables de la presente invención comprenden además un portador, adyuvante o vehículo farmacéuticamente aceptable, que, según se usa en el presente documento, incluye cualquier y todos los disolventes, diluyentes, u otros vehículos líquidos, adyuvantes de dispersión o suspensión, tensioactivos, isotónicos, espesantes o emulsionantes, conservantes, aglutinantes sólidos, lubricantes y similares, según se adapte a la forma de dosificación particular deseada. Remington's Pharmaceutical Sciences, 16a edición, E. W. Martin (Mack Publishing Co., Easton, Pa., 1980) divulga diversos portadores utilizados en la formulación de composiciones farmacéuticamente aceptables y técnicas conocidas para la preparación de las mismas. Excepto en la medida en que cualquier medio portador convencional sea incompatible con los compuestos de la invención, tal como por producir algún efecto biológico no deseable o de otra manera interaccionar de manera nociva con otro(s) componente(s) de la composición farmacéuticamente aceptable, su uso está contemplado como comprendido por el alcance de la presente invención. Algunos ejemplos de materiales que pueden servir como portadores farmacéuticamente aceptables incluyen, pero sin limitación, intercambiadores de iones, alúmina, estearato de aluminio, lecitina, proteínas del suero, tales como seroalbúmina humana, sustancias de tampón, tales como fosfatos, glicina, ácido sórbico o sorbato de potasio, mezclas de glicéridos parciales de ácidos grasos vegetales saturados, agua, sales o electrolitos, tales como sulfato de protamina, fosfato de hidrógeno disódico, fosfato de hidrógeno potásico, cloruro de sodio, sales de zinc, sílice coloidal, trisilicato de magnesio, polivinilpirrolidona, poliacrilatos, ceras, polímeros de bloque de polietileno-polioxipropileno, grasa de la lana, azúcares, tales como lactosa, glucosa y sacarosa; almidones, tales como almidón de maíz y almidón de patata; celulosa y sus derivados, tales como carboximetilcelulosa sódica, etilcelulosa y acetato de celulosa; tragacanto en polvo; malta; gelatina; talco; también pueden estar presentes en la composición a criterio del formulador, excipientes, tales como manteca de cacao y cera para supositorios; aceites, tales como aceite de cacahuate, aceite de semilla de algodón; aceite de cártamo; aceite de sésamo, aceite de oliva; aceite de maíz y aceite de soja; glicoles, tales como propilenglicol o polietilenglicol; ésteres, tales como oleato de etilo y laurato de etilo; agar; agentes de tampón, tales como hidróxido de magnesio e hidróxido de aluminio; ácido algínico: agua apirógena; solución salina isotónica; solución de Ringer; alcohol etílico y soluciones de tampón de fosfato, así como otros lubricantes compatibles atóxicos, tales como laurilsulfato de sodio y estearato de magnesio, al igual que agentes colorantes, agentes de liberación, agentes de recubrimiento, agentes edulcorantes, saborizantes y de perfume, conservantes y antioxidantes.
Usos de los compuestos y composiciones farmacéuticamente aceptables
Aún en otro aspecto, se proporciona un compuesto de la presente invención o una composición farmacéuticamente aceptable que comprende un compuesto de la presente invención a un sujeto en necesidad del mismo para el tratamiento o la atenuación de la gravedad de un cáncer, un trastorno inmunitario, un trastorno neurodegenerativo o
neurológico, una enfermedad hepática o un trastorno cardíaco. En determinadas realizaciones de la presente invención, una "cantidad eficaz" del compuesto o la composición farmacéuticamente aceptable es la cantidad eficaz para tratar o atenuar la gravedad de una enfermedad, afección o trastorno seleccionados entre cáncer, un trastorno autoinmunitario, un trastorno neurodegenerativo o neurológico, esquizofrenia, un trastorno óseo, una enfermedad hepática o un trastorno cardíaco. Los compuestos y las composiciones, según la presente invención, se pueden administrar utilizando cualquier cantidad y cualquier vía de administración que sean eficaces para tratar o atenuar la gravedad de un cáncer, un trastorno autoinmunitario, un trastorno neurodegenerativo o neurológico, la esquizofrenia, un trastorno óseo, una enfermedad hepática o un trastorno cardíaco. La cantidad exacta necesaria variará de un sujeto a otro, dependiendo de la especie, la edad y el estado general de salud del sujeto, la gravedad de la infección, el agente particular, su modo de administración, y similares. Los compuestos de la invención se formulan preferentemente en formas de dosificación unitarias para facilitar la administración y la uniformidad de la dosificación. La expresión “forma de dosificación unitaria”, según se usa en el presente documento, se refiere a una unidad físicamente discreta de un agente adecuado para el paciente que se va a tratar. Se entenderá, sin embargo, que el uso diario total de los compuestos y las composiciones de la presente invención será decidido por el médico tratante según su criterio profesional. El nivel de dosis eficaz específico para cualquier paciente u organismo particular dependerá de una variedad de factores que incluyen el trastorno en tratamiento y la gravedad del mismo; la actividad del compuesto específico empleado; la composición específica empleada; la edad, el peso corporal, el estado general de salud, el género y la dieta del paciente; el tiempo de administración, la vía de administración y la velocidad de eliminación del compuesto específico empleado; la duración del tratamiento; los fármacos utilizados en combinación o simultáneamente con el compuesto específico empleado y factores semejantes conocidos en las técnicas médicas. El término "paciente", según se usa en el presente documento, significa un animal, preferentemente un mamífero, y lo más preferentemente un humano.
Las composiciones farmacéuticamente aceptables de la presente invención se pueden administrar a los humanos y otros animales por vía oral, rectal, parenteral, intracisternal, intravaginal, intraperitoneal, tópica (por ejemplo, mediante polvos, pomadas o gotas), bucal, como un aerosol oral o nasal, o similares, dependiendo de la gravedad de la infección en tratamiento. En determinadas realizaciones, los compuestos de la invención se pueden administrar por vía oral o parenteral en niveles de dosificación entre aproximadamente 0,01 mg/kg y aproximadamente 50 mg/kg y preferentemente entre aproximadamente 1 mg/kg y aproximadamente 25 mg/kg de peso corporal del sujeto por día, una o más veces al día, para obtener el efecto terapéutico deseado.
Las formas de dosificación líquidas para administración oral incluyen, pero sin limitación, emulsiones, microemulsiones, soluciones, suspensiones, jarabes y elixires farmacéuticamente aceptables. Además de los compuestos activos, las formas de dosificación líquidas pueden contener diluyentes inertes comúnmente utilizados en la técnica, tales como, por ejemplo, agua u otros disolventes, solubilizantes y emulsionantes, tales como alcohol etílico, alcohol isopropílico, carbonato de etilo, acetato de etilo, alcohol bencílico, benzoato de bencilo, propilenglicol, 1,3-butilenglicol, dimetilformamida, aceites (en particular, aceites de semilla de algodón, maní, maíz, germen de trigo, oliva, ricino y sésamo), glicerol, alcohol tetrahidrofurfurílico, polietilenglicoles y ésteres de sorbitán de ácidos grasos, y sus mezclas. Además de diluyentes inertes, las composiciones orales también pueden incluir adyuvantes, tales como agentes humectantes, emulsionantes y de suspensión, edulcorantes, saborizantes y de perfume.
Las preparaciones inyectables, por ejemplo, las suspensiones estériles inyectables acuosas u oleosas se pueden formular según la técnica conocida empleando dispersantes o humectantes y de suspensión adecuados. La preparación estéril inyectable también puede ser una solución, suspensión o emulsión estéril inyectable en un diluyente o disolvente atóxico, aceptable para uso parenteral, por ejemplo, como una solución en 1,3-butanodiol. Entre los vehículos y disolventes aceptables que se pueden emplear se encuentran el agua, la solución de Ringer y la solución de cloruro de sodio isotónica y U.S.P. Además, convencionalmente se emplean aceites fijos estériles como disolvente o medio de suspensión. Para este fin, se puede utilizar cualquier aceite fijo blando incluyendo los mono o diglicéridos sintéticos. Además, en la preparación de inyectables se usan ácidos grasos, tales como el ácido oleico.
Las formulaciones inyectables se pueden esterilizar, por ejemplo, por filtración a través de un filtro de retención de bacterias, o mediante la incorporación de agentes esterilizantes en forma de composiciones sólidas estériles que se pueden disolver o dispersar en agua estéril o cualquier otro medio inyectable estéril antes de su uso.
Para prolongar el efecto de un compuesto de la presente invención, a menudo es deseable retardar la absorción del compuesto de la inyección subcutánea o intramuscular. Esto se puede lograr mediante el uso de una suspensión líquida de material cristalino o amorfo con baja solubilidad en agua. La velocidad de absorción del compuesto depende entonces de su velocidad de disolución que, a su vez, puede depender del tamaño del cristal y de la forma cristalina. Alternativamente, la absorción retardada de una forma del compuesto administrada por vía parenteral se logra disolviendo o suspendiendo el compuesto en un vehículo oleoso. Las formas inyectables en depósito se elaboran por formación de matrices de microencapsulación del compuesto en polímeros biodegradables, tales como poliláctidopoliglicólido. Dependiendo de la proporción entre compuesto y polímero y de la naturaleza del polímero particular empleado, se puede controlar la velocidad de liberación del compuesto. Son ejemplos de otros polímeros biodegradables los poli(ortoésteres) y poli(anhídridos). También se preparan formulaciones inyectables en depósito por atrapamiento del compuesto en liposomas o microemulsiones que sean compatibles con los tejidos corporales.
Las composiciones para administración rectal o vaginal son preferentemente supositorios que se pueden preparar mezclando los compuestos de la presente invención con excipientes o portadores no irritantes adecuados, tales como manteca de cacao, polietilenglicol, o una cera para supositorio, que sean sólidos a temperatura ambiente pero líquidos a la temperatura corporal y, por lo tanto, se fundan en el recto o la cavidad vaginal y liberen el compuesto activo.
Las formas de dosificación sólidas para administración oral incluyen cápsulas, comprimidos, pastillas, polvos y gránulos. En dichas formas de dosificación sólidas, el compuesto activo se mezcla con al menos un excipiente o portador inerte farmacéuticamente aceptable, tal como citrato de sodio o fosfato dicálcico y/o a) cargas o diluyentes, tales como almidones, lactosa, sacarosa, glucosa, manitol y ácido silícico, b) aglutinantes, tales como, por ejemplo, carboximetilcelulosa, alginatos, gelatina, polivinilpirrolidona, sacarosa y acacia, c) humectantes, tales como glicerol, d) desintegrantes, tales como agar-agar, carbonato de calcio, almidón de patata o tapioca, ácido algínico, determinados silicatos y carbonato de sodio; e) retardantes de la solución, tales como parafina; f) aceleradores de la absorción, tales como compuestos de amonio cuaternario, g) humectantes, tales como, por ejemplo, alcohol cetílico y monoestearato de glicerol, h) absorbentes, tales como arcilla de caolín y bentonita y i) lubricantes, tales como talco, estearato de calcio, estearato de magnesio, polietilenglicoles sólidos, laurilsulfato de sodio, y sus mezclas. En el caso de las cápsulas, los comprimidos y las pastillas, las formas de dosificación también pueden comprender agentes de tampón.
También se pueden emplear composiciones sólidas de tipo similar como cargas de cápsulas de gelatina blanda y dura, utilizando excipientes como lactosa o azúcar de la leche, así como polietilenglicoles de alto peso molecular y similares. Las formas de dosificación sólidas de comprimidos, grageas, cápsulas, pastillas y gránulos se pueden preparar con recubrimientos y cubiertas, tales como recubrimientos entéricos y otros recubrimientos conocidos en la técnica de la formulación farmacéutica. Dichas formas pueden contener opcionalmente opacificantes y también pueden ser de una composición tal que liberen solo el principio o principios activos, o preferentemente, en una determinada parte del tracto intestinal, opcionalmente, de manera retardada. Los ejemplos de composiciones de inclusión que se pueden utilizar incluyen sustancias poliméricas y ceras. Se pueden emplear composiciones sólidas de tipo similar como cargas de cápsulas de gelatina blanda y dura, utilizando excipientes como lactosa o azúcar de la leche, así como polietilenglicoles de alto peso molecular y similares.
Los compuestos activos también pueden estar en forma microencapsulada con uno o más excipientes como los indicados anteriormente. Las formas de dosificación sólidas de comprimidos, grageas, cápsulas, pastillas y gránulos se pueden preparar con recubrimientos y cubiertas, tales como recubrimientos entéricos, recubrimientos de liberación controlada y otros recubrimientos conocidos en la técnica de la formulación farmacéutica. En dichas formas de dosificación sólidas, el compuesto activo se puede mezclar con al menos un diluyente inerte, tal como sacarosa, lactosa o almidón. Dichas formas de dosificación también pueden comprender, como es la práctica habitual, sustancias adicionales diferentes de los diluyentes inertes, por ejemplo, lubricantes de formación de comprimidos y otros adyuvantes de formación de comprimidos, tales como estearato de magnesio y celulosa microcristalina. En el caso de las cápsulas, los comprimidos y las pastillas, las formas de dosificación también pueden comprender agentes de tampón. Dichas formas pueden contener opcionalmente opacificantes y también pueden ser de una composición tal que liberen solo el principio o principios activos, o preferentemente, en determinada parte del tracto intestinal, opcionalmente, de manera retardada. Los ejemplos de composiciones de inclusión que se pueden utilizar incluyen sustancias poliméricas y ceras.
Las formas de dosificación para administración tópica o transdérmica de un compuesto de la presente invención incluyen pomadas, pastas, cremas, lociones, geles, polvos, soluciones, aerosoles, inhalantes o parches. El principio activo se mezcla en condiciones estériles con un portador farmacéuticamente aceptable y cualquier conservante o tampón que sea necesario. También se contemplan la formulación oftálmica, las gotas para los oídos y las gotas oculares como comprendidas por el alcance de la presente invención. Además, la presente invención contempla el uso de parches transdérmicos, que tienen la ventaja adicional de proporcionar una liberación controlada de un compuesto al organismo. Dichas formas de dosificación se pueden preparar disolviendo o dispensando el compuesto en el medio adecuado. Se pueden utilizar potenciadores de la absorción para aumentar el flujo del compuesto a través de la piel. La velocidad se puede controlar o bien proporcionando una membrana que controle la velocidad o dispersando el compuesto en una matriz polimérica o un gel.
Como se describió en general anteriormente, los compuestos de la invención son útiles como inhibidores de las proteínas cinasas ERK. En una realización, los compuestos y las composiciones de la invención son inhibidores de una o ambas de las proteínas cinasas ERK1 y ERK2 y, por lo tanto, sin querer quedar restringidos por ninguna teoría en particular, los compuestos y las composiciones son particularmente útiles para tratar o atenuar la gravedad de una enfermedad, una afección o un trastorno en los que la activación de una o ambas de las proteínas cinasas ERK1 y ERK2 está implicada en la enfermedad, la afección o el trastorno. Cuando la activación de las proteínas cinasas ERK1 y/o ERK2 está implicada en una enfermedad, una afección o un trastorno particular, la enfermedad, la afección o el trastorno también se pueden denominar "enfermedad, afección o síntoma de enfermedad mediado por ERK1 o ERK2". En consecuencia, en otro aspecto, la presente invención proporciona un método para tratar o atenuar la gravedad de una enfermedad, una afección o un trastorno en los que la activación de una o ambas de las proteínas cinasas ERK1 y ERK2 está implicada en dicha enfermedad, afección o trastorno.
La actividad de un compuesto utilizado en la presente invención como un inhibidor de las proteínas cinasas ERK1 y/o
ERK2 se puede determinar in vitro, in vivo o en una línea celular. Los ensayos in vitro incluyen ensayos que determinan la inhibición de la actividad de fosforilación o la actividad de ATPasa de las proteínas cinasas ERK1 o ERK2 activadas. Alternativamente los ensayos in vitro cuantifican la capacidad del inhibidor para unirse a las proteínas cinasas ERK1 o ERK2. La unión del inhibidor se puede medir mediante radiomarcado del inhibidor antes de la unión, aislando el complejo inhibidor/ERK1 o inhibidor/ERK2 y determinando la cantidad de radiomarcador unido. Alternativamente, la unión del inhibidor se puede determinar realizando un experimento de competición en el que se incuban nuevos inhibidores con las proteínas cinasas ERK1 o ERK2 unidas a radioligandos conocidos.
La expresión "inhibe/n de manera medible", según se usa en el presente documento, significa un cambio medible en la actividad de la proteína cinasa ERK1 o ERK2 entre una muestra que comprende dicha composición y una proteína cinasa ERK1 o e RK2 y una muestra equivalente que comprende proteína cinasa ERK1 o ERK2 en ausencia de dicha composición. Dichas mediciones de la actividad de la proteína cinasa son conocidas por un experto habitual en la materia e incluyen los métodos expuestos más adelante en el presente documento.
Según otra realización, la invención se refiere a un compuesto de la presente invención o una composición que comprende dicho compuesto, para su uso en un método de inhibición de la actividad de la proteína cinasa ERK1 o ERK2 en un paciente.
La expresión "afección o 'enfermedad' mediada por ERK", según se usa en el presente documento, significa cualquier enfermedad o afección perjudicial en la que se sabe que ERK desempeña un papel. La expresión "afección o 'enfermedad' mediada por ERK" también significa las enfermedades o afecciones que se alivian mediante el tratamiento con un inhibidor de ERK. Dichas afecciones incluyen, sin limitación, cáncer, accidente cerebrovascular, diabetes, hepatomegalia, enfermedades cardiovasculares incluyendo cardiomegalia, enfermedad de Alzheimer, fibrosis quística, virosis, enfermedades autoinmunitarias, aterosclerosis, reestenosis, psoriasis, trastornos alérgicos incluyendo asma, inflamación, trastornos neurológicos y enfermedades hormonales. El término "cáncer" incluye, pero sin limitación, los cánceres siguientes: de mama, de ovario, de cuello de útero, de próstata, de testículos, de tracto genitourinario, de esófago, de laringe, glioblastoma, neuroblastoma, de estómago, de piel, queratoacantoma, de pulmón, carcinoma epidermoide, carcinoma de células grandes, carcinoma microcítico, adenocarcinoma pulmonar, óseo, de colon, adenoma, de páncreas, adenocarcinoma, de tiroides, carcinoma folicular, carcinoma indiferenciado, carcinoma papilar, seminoma, melanoma, sarcoma, carcinoma de vejiga, carcinoma de hígado y vías biliares, carcinoma de riñón, trastornos mieloides, trastornos linfoides, enfermedad de Hodgkin, de células pilosas, de cavidad bucal y faringe (oral), de labios, de lengua, de boca, de faringe, de intestino delgado, de colon-recto, de intestino grueso, de recto, de cerebro y sistema nervioso central, y leucemia.
En consecuencia, otra realización de la presente invención se refiere a tratar o atenuar la gravedad de una o más enfermedades en las que se sabe que e Rk desempeña un papel. Específicamente, la presente invención se refiere a una composición según la presente invención, para su uso en un método de tratamiento o la atenuación de la gravedad de la enfermedad o afección seleccionada entre cáncer, accidente cerebrovascular, diabetes, hepatomegalia, enfermedades cardiovasculares incluyendo cardiomegalia, enfermedad de Alzheimer, fibrosis quística, virosis, enfermedades autoinmunitarias, aterosclerosis, reestenosis, psoriasis, trastornos alérgicos incluyendo asma, inflamación, trastornos neurológicos y enfermedades hormonales.
Según otra realización, la presente invención se refiere a un compuesto para su uso en un método de tratamiento de un cáncer seleccionado entre cáncer de mama, de ovario, de cuello de útero, de próstata, de testículos, de tracto genitourinario, de esófago, de laringe, glioblastoma, neuroblastoma, de estómago, de piel, queratoacantoma, de pulmón, carcinoma epidermoide, carcinoma de células grandes, carcinoma microcítico, adenocarcinoma pulmonar, óseo, de colon, adenoma, de páncreas, adenocarcinoma, de tiroides, carcinoma folicular, carcinoma indiferenciado, carcinoma papilar, seminoma, melanoma, sarcoma, carcinoma de vejiga, carcinoma de hígado y vías biliares, carcinoma de riñón, trastornos mieloides, trastornos linfoides, enfermedad de Hodgkin, de células pilosas, de cavidad bucal y faringe (oral), de labios, de lengua, de boca, de faringe, de intestino delgado, de colon-recto, de intestino grueso, de recto, de cerebro y sistema nervioso central, y leucemia.
Además se desvela un método de tratamiento de melanoma, cáncer de mama, cáncer de colon o cáncer pancreático en un paciente en necesidad del mismo.
También se apreciará que los compuestos y las composiciones farmacéuticamente aceptables de la presente invención se pueden emplear en terapias de combinación, es decir, los compuestos y las composiciones farmacéuticamente aceptables se pueden administrar simultáneamente con, antes de, o a continuación de, uno o más de otros medicamentos o procedimientos médicos deseados. La combinación particular de terapias (medicamentos o procedimientos) para emplear en un régimen de combinación tendrá en cuenta la compatibilidad de los medicamentos y/o los procedimientos deseados y el efecto terapéutico deseado que se debe lograr. También se apreciará que las terapias empleadas pueden lograr un efecto deseado para el mismo trastorno (por ejemplo, un compuesto de la invención se puede administrar simultáneamente con otro agente utilizado para tratar el mismo trastorno), o pueden lograr efectos diferentes (por ejemplo, control de cualquier efecto adverso). Según se usa en el presente documento, los agentes terapéuticos adicionales que normalmente se administran para tratar o prevenir una enfermedad o afección particular, son conocidos como "adecuados para la enfermedad o afección en tratamiento".
Por ejemplo, se pueden combinar agentes quimioterapéuticos u otros agentes antiproliferativos con los compuestos de la presente invención para tratar enfermedades proliferativas y cáncer. Los ejemplos de agentes quimioterapéuticos incluyen, pero sin limitación, por ejemplo, otras terapias o agentes antineoplásicos que se pueden utilizar en combinación con los agentes antineoplásicos de la invención, incluyendo cirugía, radioterapia (en unos pocos ejemplos, radiación gamma, radioterapia de haz de neutrones, radioterapia de haz de electrones, terapia de protones, braquiterapia e isótopos radiactivos sistémicos, por nombrar unos pocos), hormonoterapia, modificadores de la respuesta biológica (interferones, interleucinas y factor de necrosis tumoral (TNF) por nombrar unos pocos), hipertermia y crioterapia, fármacos para atenuar los efectos adversos (por ejemplo, antieméticos) y otros fármacos quimioterapéuticos aprobados, incluyendo, pero sin limitación, fármacos alquilantes (mecloretamina, clorambucilo, Ciclofosfamida, Melfalán, Ifosfamida), antimetabolitos (Metotrexato), antagonistas de purinas y antagonistas de pirimidinas (6-Mercaptopurina, 5-Fluorouracilo, Citarabilo, Gemcitabina), venenos del huso (Vinblastina, Vincristina, Vinorelbina, Paclitaxel), podofilotoxinas (Etopósido, Irinotecán, Topotecán), antibióticos (Doxorrubicina, Bleomicina, Mitomicina), nitrosoureas (Carmustina, Lomustina), iones inorgánicos (Cisplatino, Carboplatino), enzimas (Asparraginasa) y hormonas (Tamoxifeno, Leuprolida, Flutamida y Megestrol), Gleevec™, adriamicina, dexametasona y ciclofosfamida. Para ver una discusión completa de tratamientos contra el cáncer actualizados, consulte http://www.nci.nih.gov/, una lista de los fármacos antineoplásicos aprobados por la FDA en http://www.fda.gov/cder/cancer/druglistframe.htm y el Manual Merck, 17a ed., 1999.
Otros ejemplos de agentes con los que los inhibidores de la presente invención también se pueden combinar incluyen, sin limitación: tratamientos para la enfermedad de Alzheimer, tales como Aricept® y Excelon®; tratamientos para la enfermedad de Parkinson, tales como L-DOPA/carbidopa, entacapona, ropinrol, pramipexol, bromocriptina, pergolida, trihexefendilo y amantadina; agentes para tratar la esclerosis múltiple (MS) como beta interferón (por ejemplo, Avonex® y Rebif®), Copaxone® y mitoxantrona; tratamientos para el asma, tales como albuterol y Singulair®; agentes para tratar la esquizofrenia, tales como zyprexa, risperdal, seroquel y haloperidol; agentes antiinflamatorios, tales como corticoesteroides, bloqueantes de TNF, IL-1 RA, azatioprina, ciclofosfamida y sulfasalazina; agentes inmunomoduladores e inmunosupresores, tales como ciclosporina, tacrolimus, rapamicina, micofenolato mofetilo, interferones, corticoesteroides, ciclofosfamida, azatioprina y sulfasalazina; factores neurotróficos, tales como inhibidores de la acetilcolinesterasa, inhibidores de MAO, interferones, anticonvulsantes, bloqueantes de los canales iónicos, riluzol y antiparkinsonianos; agentes para tratar enfermedades cardiovasculares, tales como betabloqueantes, inhibidores de ACE, diuréticos, nitratos, bloqueantes de los canales de calcio y estatinas; agentes para tratar enfermedades hepáticas, tales como los corticoesteroides, colestiramina, interferones y antivíricos; agentes para tratar trastornos sanguíneos, tales como corticoesteroides, antileucémicos y factores de crecimiento; y agentes para tratar trastornos de inmunodeficiencia, tales como gammaglobulina.
La cantidad de agente terapéutico adicional presente en las composiciones de la presente invención no será mayor que la cantidad que se administraría normalmente en una composición que comprendiera ese agente terapéutico como el único principio activo. Preferentemente, la cantidad de agente terapéutico adicional en las composiciones divulgadas en la presente variará entre aproximadamente el 50 % y el 100 % de la cantidad normalmente presente en una composición que comprende ese fármaco como el único principio terapéuticamente activo.
En una realización alternativa, los métodos divulgados que utilizan composiciones que no contienen un agente terapéutico adicional, comprenden la etapa adicional de administrar por separado a dicho paciente otro agente terapéutico. Cuando esos agentes terapéuticos adicionales se administran por separado, se pueden administrar al paciente antes, secuencialmente con, o después de la administración de las composiciones de la presente invención.
Los compuestos de la presente invención o sus composiciones farmacéuticamente aceptables también se pueden incorporar en composiciones para recubrir dispositivos médicos implantables, tales como prótesis, válvulas artificiales, injertos vasculares, stents y catéteres. Por consiguiente, la presente invención, en otro aspecto, incluye una composición para recubrir un dispositivo implantable que comprende un compuesto de la presente invención como los descritos en general anteriormente y en las clases y subclases del presente documento, y un portador adecuado para recubrir dicho dispositivo implantable. Aún en otro aspecto, la presente invención incluye un dispositivo implantable recubierto con una composición que comprende un compuesto de la presente invención como los descritos en general anteriormente, y en las clases y subclases del presente documento, y un portador adecuado para recubrir dicho dispositivo implantable.
Los stents vasculares, por ejemplo, han sido utilizados para solucionar el problema de reestenosis (re-estrechamiento de la pared de los vasos después de una lesión). Sin embargo, los pacientes que usan stents u otros dispositivos implantables corren el riesgo de formación de coágulos o activación de las plaquetas. Estos efectos no deseados se pueden prevenir o mitigar con un recubrimiento previo del dispositivo con una composición farmacéuticamente aceptable que comprenda un inhibidor de cinasas. Los recubrimientos adecuados y la preparación general de los dispositivos implantables recubiertos se describen en las patentes de Estados Unidos 6.099.562; 5.886.026; y 5.304.121. Los recubrimientos son habitualmente materiales poliméricos biocompatibles, tales como un polímero de hidrogel, polimetildisiloxano, policaprolactona, polietilenglicol, ácido poliláctico, acetato de etilenvinilo, y sus mezclas. Los recubrimientos pueden recubrirse además opcionalmente con una capa superior adecuada de fluorosilicona, polisacáridos, polietilenglicol, fosfolípidos o sus combinaciones para conferir a la composición características de
liberación controlada.
Otro aspecto de la divulgación se refiere a inhibir la actividad de la proteína cinasa ERK1 o ERK2 en una muestra biológica o en un paciente, método que comprende administrar al paciente, o poner en contacto dicha muestra biológica con un compuesto de la presente invención o una composición que comprenda dicho compuesto. La expresión "muestra biológica", según se usa en el presente documento, incluye, sin limitación, cultivos celulares o sus extractos; material de biopsia obtenido de un mamífero o sus extractos; y sangre, saliva, orina, heces, semen, lágrimas u otros líquidos corporales, o sus extractos.
La inhibición de la actividad de la proteína cinasa ERK1 o ERK2 en una muestra biológica es útil para diversos fines conocidos por un experto en la materia. Los ejemplos de dichos fines incluyen, pero sin limitación, transfusión sanguínea, trasplante de órganos, almacenamiento de muestras biológicas y ensayos biológicos.
Ejemplos de síntesis
Según se usa en el presente documento, el término "Tr" se refiere al tiempo de retención de HPLC, en minutos, asociado al compuesto. A menos que se indique lo contrario, el método de HPLC utilizado para obtener el tiempo de retención indicado es el siguiente:
Columna: Agilent / ZORBAX SB-C18 / 5 pm / 3,0 x 150 mm / PN 883975-302 / SN USBM001410
Gradiente: del 10 al 90 % de MeCN en 8 minutos
Flujo: 1,0 ml/minuto
Detección: 214 nm y 254 nm
A menos que se indique lo contrario, cada 1H RMN se obtuvo a 500 MHz en CDCb y los números de los compuestos corresponden a los números de los compuestos enumerados en la Tabla 1.
Ejemplo 1
El compuesto I-9 se preparó de la manera siguiente:

2,2,2-Tricloro-1-(4-yodo-1H-pirrol-2-il)etanona: a una solución en agitación de 50 g (235 mmol, 1,0 equiv.) de 2,2,2-tricloro-1-(1H-pirrol-2-il)-etanona en diclorometano seco (400 ml) en nitrógeno, se le añadió gota a gota una solución de monocloruro de yodo (39 g, 240 mmol, 1,02 equivalentes) en diclorometano (200 ml). La mezcla resultante se agitó a temperatura ambiente durante 2 horas. La solución se lavó con carbonato de potasio al 10 %, agua, tiosulfato de
sodio 1,0 M, cloruro de sodio saturado, se secó en sulfato de sodio, se filtró y se concentró a presión reducida. El sólido se recristalizó de hexanos/acetato de metilo para obtener el compuesto del título (68,5 g, 86 %) como un sólido incoloro (86 %). MS FIA: 335.8, 337.8 ES-.
Éster metílico del ácido 4-yodo-1H-pirrol-2-carboxílico: a una solución en agitación de 2,2,2-tricloro-1-(4-yodo-1 H-pirrol-2-il)etanona (68 g, 201 mmol, 1,0 equivalente) en metanol seco (400 ml) en nitrógeno, se le añadió una solución de metóxido de sodio en metanol (4,37 M, 54 ml, 235 mmol, 1,2 equivalentes) en el transcurso de 10 minutos. La mezcla resultante se agitó a temperatura ambiente durante 1 hora. Se retiraron los volátiles a presión reducida y el crudo se repartió después entre agua y ferc-butilmetil éter. La fase orgánica se separó, se lavó dos veces con agua y cloruro de sodio saturado, se secó en sulfato de sodio, se filtró y se concentró al vacío para obtener el compuesto del título (48 g, 96 %) como un sólido incoloro, que se usó directamente sin purificación adicional.
Éster metílico del ácido 4-yodo-1-(tolueno-4-sulfonil)-1H-pirrol-2-carboxílico: se disolvió éster metílico del ácido 4-yodo-1H-pirrol-2-carboxílico (24,6 g, 98 mmol, 1,0 equivalente) en diclorometano (150 ml) y trietilamina (30 ml, 215,6 mmol, 2,2 equivalentes). Se añadieron 4-(dimetilamino)piridina (1,2 g, 9,8 mmol, 0,1 equivalentes) y cloruro de ptoluenosulfonilo (20,6 g, 107,8 mmol, 1,1 equivalentes) y la mezcla de reacción se agitó durante 16 horas a temperatura ambiente. La reacción se detuvo con HCl 1 M y la capa orgánica se lavó con bicarbonato de sodio acuoso y salmuera. Después de secar en sulfato de magnesio, se retiró el disolvente a presión reducida y el residuo se cristalizó de fercbutilmetil éter, produciendo el compuesto del título como un sólido amarillo pálido (30 g, 75 %). T r (min) 8,259 minutos.
Éster metílico del ácido 4-(4,4,5,5-tetrametil-[1,3,2]dioxaborolan-2-il)-1-(tolueno-4-sulfonil)-1H-pirrol-2-carboxílico: a una solución desgasificada de éster metílico del ácido 4-yodo-1-(tolueno-4-sulfonil)-1H-pirrol-2-carboxílico (20 g, 49,4 mmol, 1,0 equivalente) y bis(pinacolato)diborano (15 g, 65 mmol, 1,3 equivalentes) en DMF (200 ml) en nitrógeno, se le añadió aducto de diclorometano de dicloro[1,1'-bis(difenilfosfino)ferroceno]paladio (II) (3,6 g, 4,9 mmol, 0,1 equivalentes). Después, la mezcla de reacción se agitó a 80 °C durante 18 horas. Después de retirar la DMF a presión reducida, el residuo oleoso espeso resultante se suspendió en éter dietílico (500 ml) e inmediatamente precipitó un sólido. Este sólido se retiró por filtración y el filtrado se lavó con HCl 1 M, agua, salmuera y se secó en MgSO4. La concentración produjo el compuesto del título como un sólido blanco y se usó sin purificación adicional (10 g, 50 %). LC/MS: Tr (min) 4,6; 406,4 ES+. MS FIA: 406,2 ES+. 1HRMN 81,2 (s, 12H), 2,35 (s, 3H), 3,8 (s, 3H), 7,2 (m, 3H), 7,8 (d, 2H), 8,0 (s, 1H).
W,W-2-(5-cloro-4-yodo-piridil)-isopropilamina:
Método A. (Microondas)
En un tubo para microondas de 10 ml, se disolvió 5-cloro-2-flúor-4-yodopiridina (1,0 g, 3,9 mmol, 1,0 equivalente) en DMSO (4,0 ml) y después se le añadió isopropilamina (0,99 ml, 11,7 mmol, 3,0 equivalentes). El tubo se selló y se colocó en irradiación de microondas durante 600 s a 150 °C. Esta reacción se repitió seis veces. Se combinaron las mezclas de reacción, después se diluyeron en acetato de etilo y se lavaron con agua. Después de secar en sulfato de sodio, el disolvente se evaporó para producir el compuesto del título como un aceite marrón espeso (5,6 g, 80 %) que se usó directamente sin purificación adicional. Tr (min) 4,614; MS FIA: 296,9 ES+. 1HRMN 8 1,25 (d, 6H), 3,65 (m, 1H), 7,15 (s, 1H), 7,75 (s, 1H).
Método B: (Térmico)
Se disolvió 5-cloro-2-flúor-4-yodopiridina (400 mg, 1,55 mmol, 1,0 equivalente) en etanol (5,0 ml) y después se le añadió isopropilamina (0,66 ml, 7,8 mmol, 5,0 equivalentes). La solución resultante se agitó a 80 °C durante 48 horas. Después, la mezcla de reacción se diluyó en acetato de etilo y se lavó con agua. Después de secar en sulfato de sodio, el disolvente se evaporó y se obtuvo un aceite marrón denso, que se purificó mediante cromatografía por desorción súbita en gel de sílice eluyendo con mezclas de hexanos/acetato de etilo (desde 99:1 hasta 80:20) para obtener el compuesto del título como un sólido amarillo pálido (96 mg, 21 %).
Éster metílico del ácido 4-(5-cloro-2-isopropilaminopiridin-4-il)-1-(tolueno-4-sulfonil)-1H-pirrol-2-carboxílico: a una solución de W,W-2-(5-cloro-4-yodo-piridil)-isopropilamina (0,53 g, 1,8 mmol, 1,0 equivalente) y éster metílico del ácido 4-(4,4,5,5-tetrametil-[1,3,2]dioxaborolan-2-il)-1-(tolueno-4-sulfonil)-1H-pirrol-2-carboxílico (0,78 g, 1,8 mmol, 1,0 equivalente) en DME (4,0 ml) se le añadió una solución acuosa de carbonato de sodio 2 M (1,0 ml) seguido de Pd(PPh3)4 (0,21 mg, 0,18 mmol, 0,1 equivalentes). El tubo para microondas se selló y la mezcla de reacción se irradió con microondas durante 1.800 s a 170 °C. El crudo de seis reacciones se combinó, se diluyó en acetato de etilo y se lavó con agua. Después de secar la capa orgánica con sulfato de sodio, se retiró el disolvente y el aceite denso resultante se adsorbió en gel de sílice. Después, se purificó el crudo mediante cromatografía por desorción súbita en sílice, eluyendo con mezclas de hexanos/acetato de etilo (desde 99:1 hasta 70:30) para obtener el compuesto del título como un sólido amarillo (3,1 g, 61 % en dos etapas). Tr (min) 6,556. MS FIA: 448,1 ES+. 1HRMN 81,45 (d, 6H), 2,5 (s, 3H), 3,81 (s, 3H), 6,8 (s, 1H), 7,35 (s, 1H), 7,4 (d, 2H), 8,0 (m ,3H), 8,3 (s, 1H).
Éster metílico del ácido 4-(5-cloro-2-isopropilaminopiridin-4-il)-1-(2,4,6-trimetilbencenosulfonil)-1H-pirrol-2-carboxílico: a una solución de W,W-2-(5-cloro-4-yodo-piridil)-isopropilamina (96 mg, 0,32 mmol, 1,0 equivalente) y éster metílico
del ácido 4-(4,4,5,5-tetramet¡l-[1,3,2]d¡oxaborolan-2-¡l)-1-(2,4,6-tr¡met¡lbencenosulfon¡l)-1H-p¡rrol-2-carboxíl¡co (152 mg, 0,35 mmol, 1,1 equivalentes) en DME (2 ml), se le añad¡ó una soluc¡ón acuosa de carbonato de sod¡o 2 M (0,2 ml) segu¡da de Pd(PPh3)4 (37 mg, 0,032 mmol, 0,1 equ¡valentes). La mezcla de reacc¡ón se ag¡tó a 80 °C durante 16 horas. El crudo se d¡luyó en acetato de et¡lo y se lavó con agua. Después de secar la capa orgán¡ca con sulfato de sod¡o, se ret¡ró el d¡solvente y el ace¡te denso resultante se adsorb¡ó en gel de síl¡ce. Después, se pur¡f¡có el crudo med¡ante cromatografía por desorc¡ón súb¡ta en síl¡ce, eluyendo con mezclas de hexanos/acetato de et¡lo (desde 99:1 hasta 80:20) para obtener el compuesto del título como un sól¡do amar¡llo (65 mg, 43 %). Tr (m¡n) 7,290. MS FIA:476,1 ES+.
Ác¡do 4-(5-cloro-2-¡soprop¡lam¡nop¡r¡d¡n-4-¡l)-1H-p¡rrol-2-carboxíl¡co:
Método A. (M¡croondas)
Se añad¡ó una soluc¡ón de éster metíl¡co del ác¡do 4-(5-cloro-2-¡soprop¡lam¡nop¡r¡d¡n-4-¡l)-1-(tolueno-4-sulfon¡l)-1 H-p¡rrol-2-carboxíl¡co (3,1 g, 6,9 mmol, 1,0 equivalente) en THF (2,0 ml) a una soluc¡ón de h¡dróx¡do de l¡t¡o monoh¡dratado (710 mg, 17,3 mmol, 2,5 equivalentes) en agua (3,0 ml). El tubo para m¡croondas se selló y la mezcla de reacc¡ón se ¡rrad¡ó con m¡croondas durante 1.200 s a 150 °C. La soluc¡ón cruda se ac¡d¡f¡có con HCl acuoso 6 N. El d¡solvente se evaporó para obtener el compuesto del título que se usó d¡rectamente s¡n pur¡f¡cac¡ón ad¡c¡onal. Tr (m¡n): 3,574. FIA MS: 279,9 ES+; 278,2 ES-.
Método B: (Térm¡co)
Se añad¡ó una soluc¡ón de éster metíl¡co del ác¡do 4-(5-cloro-2-¡soprop¡lam¡nop¡r¡d¡n-4-¡l)-1-(2,4,6-tr¡met¡lbencenosulfon¡l)-1H-p¡rrol-2-carboxíl¡co (0,69 g, 1,4 mmol, 1,0 equ¡valente) en THF (3,0 ml) a una soluc¡ón de h¡dróx¡do de l¡t¡o monoh¡dratado (1,19 g, 29 mmol, 20,0 equivalentes) en agua (3,0 ml). Después, la mezcla se calentó a reflujo durante 8 horas. La soluc¡ón cruda se ac¡d¡f¡có con HCl acuoso 6 N hasta que se enturb¡ó, el d¡solvente orgán¡co se ret¡ró parc¡almente y el producto prec¡p¡tó. El compuesto del título se a¡sló por f¡ltrac¡ón y se lavó con agua y éter d¡etíl¡co, produc¡endo un sól¡do blanco (0,38 g, 96 %).
[1-(3-clorofen¡l)-2-h¡drox¡et¡l] am¡da del ác¡do 4-(5-cloro-2-¡soprop¡lam¡nop¡r¡d¡n-4-¡l)-1H-p¡rrol-2-carboxíl¡co: a una suspens¡ón de ác¡do 4-(5-cloro-2-¡soprop¡lam¡nop¡r¡d¡n-4-¡l)-1H-p¡rrol-2-carboxíl¡co (1,93 g, 6,9 mmol, 1,0 equivalente) en DMF (5,0 ml) se le añad¡ó EDCI (1,45 g, 7,6 mmol, 1,1 equivalentes), HOBt (0,94 g, 6,9 mmol, 1,0 equivalente) y (S)-3-clorofen¡lgl¡c¡nol (1,58 g, 7,6 mmol, 1,1 equivalentes). Después, se le añad¡ó d¡¡soprop¡let¡lam¡na (2,7 ml) y la mezcla resultante se ag¡tó a temperatura amb¡ente durante toda la noche. Después, la mezcla se vert¡ó en agua y se extrajo con acetato de et¡lo. Después de secar en sulfato de sod¡o, el d¡solvente se ret¡ró y el crudo se adsorb¡ó en gel de síl¡ce. La pur¡f¡cac¡ón se efectuó med¡ante cromatografía por desorc¡ón súb¡ta en síl¡ce, eluyendo con mezclas de hexanos/acetona (desde 80:20 hasta 60:40) para obtener el compuesto del título como un sól¡do blanco (1,9 g, 64 %). Tr (m¡n) 4,981s. FIA MS: 433,1 ES+; 431,2 ES-. 1HRMN (CD3OD) 8 1,31 (d, 6 H), 3,85 (m, 3H), 5,15 (t, 1H), 7,01 (s, 1H), 7,25 (m, 3H), 7,4 (s, 1H), 7,45 (s, 1H), 7,7 (s, 1H), 7,95 (s, 1H).
Ejemplo 2
El compuesto I-9 se preparó tamb¡én según el método alternativo s¡gu¡ente:

2,5-d¡cloro-4-n¡trop¡r¡d¡na N-óx¡do: a una suspens¡ón de 2-cloro-5-clorop¡r¡d¡na (10 g, 0,067 mol) en anhídr¡do acét¡co (25 ml) se le añad¡ó peróx¡do de h¡drógeno al 30 % (25 ml) en pequeñas porc¡ones. Esta mezcla se ag¡tó a temperatura amb¡ente durante 24 horas y después se calentó a 60 °C durante 30 horas. Después de ret¡rar el exceso de ác¡do acét¡co a pres¡ón reduc¡da, el res¡duo se añad¡ó en pequeñas porc¡ones a ác¡do sulfúr¡co concentrado (15 ml). La
solución resultante se añadió a una mezcla de ácido sulfúrico concentrado (15 ml) y ácido nítrico fumante (25 ml) y después se calentó a 100 °C durante 90 minutos. La mezcla de reacción se vertió sobre hielo, se neutralizó con carbonato de amonio sólido y finalmente con amoníaco acuoso hasta que se obtuvo un pH básico y se formó un precipitado. El precipitado se recogió por filtración para obtener el compuesto del título como un sólido amarillo pálido (3,1 g), Tr (min) 3,75. MS FIA no muestra picos. 1HRMN (DMSO-da) 88,78 (s, 1H), 9,15 (s, 1H).
4-bromo-2-cloro-5-N-isopropilpiridin-2-amina N-óxido: a 2,5-dicloro-4-nitropiridina N-óxido (400 mg, 1,9 mmol) se le añadió bromuro de acetilo (2 ml) muy lentamente. Después, la mezcla de reacción se calentó a 80 °C durante 10 minutos. El disolvente se retiró en una corriente de nitrógeno y el producto crudo se secó en alto vacío. El material crudo (165 mg, 0,62 mmol) se disolvió en etanol (2 ml), se le añadió /so-propilamina (0,53 ml) y la mezcla resultante se calentó a 80 °C durante 2 horas. La solución cruda se purificó después por HPLC de fase reversa (acetonitrilo/agua/TFA al 1 %) para obtener el compuesto del título como un sólido amarillo pálido (60 mg, 36,6 %). Tr (min) 5,275. MS FIA: 264,8, 266,9 ES+.
[1-(3-clorofenil)-2-hidroxietil] amida del ácido 4-(5-cloro-2-isopropilaminopiridin-4-il)-1H-pirrol-2-carboxílico (I-9): se disolvieron 4-bromo-2-cloro-5-N-isopropilpiridin-2-amina N-óxido (25 mg, 0,094 mmol, 1,0 equivalente) y éster metílico del ácido 4-(4,4,5,5-tetrametil-[1,3,2]dioxaborolan-2-il)-1-(2,4,6-trimetilbencenosulfonil)-1H-pirrol-2-carboxílico (39 mg, 0,094 mmol, 1,0 equivalente) en benceno (5 ml) después se le añadieron Na2CO32 M (1 ml) y Pd(PPh3)4 (115,6 mg, 0,1 mmol, 0,2 equivalentes) y la suspensión resultante se calentó a reflujo a 80 °C durante 16 horas. La mezcla de reacción se diluyó en acetato de etilo, se lavó con agua y se secó en sulfato de sodio anhidro para obtener éster metílico del ácido 4-(5-cloro-2-isopropilamino-piridin-4-il)-1-(2,4,6-trimetil-bencenosulfonil)-1H-pirrol-2-carboxílico N-óxido (Tr (min) 6,859. MS FIA: 492,0 ES+) que después se trató con una solución de PCl32 M en diclorometano (1 ml) a temperatura ambiente. Después de 10 minutos, el disolvente se retiró en una corriente de nitrógeno y el aceite crudo se disolvió en metanol (1 ml) y NaOH acuoso 1 M (1 ml). La mezcla resultante se calentó a reflujo durante 16 horas, después la solución cruda se acidificó empleando HCl acuoso 1 M y se retiró el disolvente. El ácido 4-(5-cloro-2-isopropilamino-piridin-4-il)-1H-pirrol-2-carboxílico resultante (Tr (min) 3,527. MS FIA: 279,4 ES+; 278,2 Es-) se suspendió en DMF (3 ml) junto con EDCI (36 mg, 0,19 mmol, 2 equivalentes), HOBt (26 mg, 0,19 mmol, 2 equivalentes), sal de HCl de (S)-3-clorofenilglicinol (59 mg, 0,28 mmol, 3 equivalentes) y DIEA (0,12 ml, 0,75 mmol, 8 equivalentes). La mezcla resultante se agitó a temperatura ambiente durante 16 horas. La mezcla de reacción se diluyó en acetato de etilo, se lavó con agua y se secó en sulfato de sodio. Después de retirar el disolvente a presión reducida, el producto crudo se purificó por HPLC de fase reversa (acetonitrilo/agua/TFA al 1 %) para obtener el compuesto del título como un sólido blanco (4,8 mg, 8,1 %).
Ejemplo 3
El compuesto I-3 se preparó de la manera siguiente:

2-cloro-5-metil-4-nitropiridina N-óxido: el compuesto del título se preparó de manera sustancialmente similar a la descrita por Z. Talik, A. Puszko, Roczn/k/ Chem// Ann. Soc. Ch/m. Polonorum 1976, 50, 2209, como sigue. A una suspensión de 2-cloro-5-metilpiridina (10 g, 0,078 mol) en anhídrido acético (25 ml) se le añadió peróxido de hidrógeno al 30 % (25 ml) en pequeñas porciones. Esta mezcla se agitó a temperatura ambiente durante 24 horas y después se calentó a 60 °C durante 30 horas. Después de retirar el exceso de ácido acético a presión reducida, el residuo se añadió en pequeñas porciones a ácido sulfúrico concentrado (15 ml). La solución resultante se añadió a una mezcla de ácido sulfúrico concentrado (15 ml) y ácido nítrico fumante (25 ml) y después se calentó a 100 °C durante 90 minutos. La mezcla de reacción se vertió sobre hielo, se neutralizó con carbonato de amonio sólido y finalmente con amoníaco acuoso hasta que se obtuvo un pH básico y se formó un precipitado. Este precipitado se recogió por filtración para obtener el compuesto del título como un sólido amarillo pálido (9,4 g, 0,050 mol, Tr (min) 3,272, FIA ES+ 188,9,
ES- 188,0).
2-((S)-1-Hidroximetilpropilamino)-5-metil-4-nitro-piridina N-óxido: se disolvió 2-cloro-5-metil-4-nitropiridina N-óxido (200 mg, 1,06 mmol, 1,0 equivalente) en etanol (1,5 ml). Después se le añadió (S)-2-aminobutanol (284 mg, 3,2 mmol, 3,0 equivalentes) y la mezcla resultante se calentó a reflujo durante 16 horas. La solución cruda se purificó después por HPLC de fase reversa (acetonitrilo/agua/TFA) para obtener el compuesto del título como un sólido marrón (146 mg, 0,61 mmol, Tr (min) 3,787; FIA ES+ 241,8, e S- no se observó).
Éster 2-(4-bromo-5-metilpiridin-2-ilamino)-butílico del ácido acético: se disolvió 2-((S)-1-hidroximetilpropilamino)-5-metil-4-nitro-piridina N-óxido (146 mg, 0,61 mmol) en bromuro de acetilo (1,5 ml). Después, la mezcla se calentó a 90 °C durante 3 horas. Se evaporó el bromuro de acetilo en una corriente de nitrógeno y el material crudo se disolvió en una solución 2 M de PCl3 en diclorometano (2 ml). La mezcla resultante se agitó a temperatura ambiente durante 1 hora y la mezcla de reacción se vertió en una solución acuosa saturada de NaHCO3 y se extrajo con acetato de etilo. La capa orgánica se lavó con agua, después el disolvente se secó en Na2SO4 y se retiró a presión reducida para obtener el compuesto del título como un aceite marrón (149 mg, (Tr (min) 4,146; FIA ES+ 300,9, ES- no se observó).
Éster metílico del ácido 4-[2-(S)-(1-acetoximetilpropilamino)-5-metilpiridin-4-il]-1-(2,4,6-trimetilbencenosulfonil)-1H-pirrol-2-carboxílico: a una solución de éster 2-(4-bromo-5-metilpiridin-2-ilamino)-butílico del ácido acético (149 mg, 0,5 mmol, 1,0 equivalente) y éster metílico del ácido 4-(4,4,5,5-tetrametil-[1,3,2]dioxaborolan-2-il)-1-(2,4,6-trimetilbencenosulfonil)-1H-pirrol-2-carboxílico (215 mg, 0,50 mmol, 1,0 equivalente) en benceno (5 ml) se le añadió Na2CO32 M (1 ml) y Pd(PPh3)4 (115,6 mg, 0,1 mmol, 0,2 equivalentes). Después de calentar a reflujo durante 16 horas, la mezcla se vertió en agua y se extrajo con acetato de etilo. El extracto orgánico se secó en Na2SO4 y el disolvente se retiró a presión reducida para obtener el compuesto del título (Tr (min) 6,684; FIA ES+ 528,3, ES- no se observó) que se realizó en la etapa siguiente.
[1-(S)-(3-clorofenilglicinol] amida del ácido 4-[2-(S)-hidroximetilpropilamino)-5-metilpiridin-4-il]-1H-pirrol-2-carboxílico (l-3): el éster metílico del ácido 4-[2-(S)-(1-acetoximetilpropilamino)-5-metilpiridin-4-il]-1-(2,4,6-trimetilbencenosulfonil)-1H-pirrol-2-carboxílico crudo se disolvió en metanol (1,5 ml) y NaOH acuoso 1 M (2 ml), y la mezcla se calentó a reflujo durante 16 horas. Después de acidificar con HCl acuoso 1 M (2,2 ml), el disolvente se retiró a presión reducida y el crudo se suspendió a continuación en DMF (5 ml). Después de añadir EDCI (192 mg, 1,0 mmol), HOBt (135 mg, 1,0 mmol) y DIEA (0,48 ml, 3,0 mmol), la mezcla se agitó durante 30 minutos a temperatura ambiente antes de añadir sal de HCl de (S)-3-clorofenilglicinol (312 mg, 1,5 mmol) y después la mezcla de reacción se agitó durante 16 horas a temperatura ambiente. La mezcla de reacción se disolvió en acetato de etilo, se lavó con agua, la capa orgánica se secó en Na2SO4 y el disolvente se retiró a presión reducida. El residuo crudo se purificó por HPLC de fase reversa (acetonitrilo/agua/TFA) para obtener el compuesto del título como un sólido incoloro (29,3 mg, 0,07 mmol, Tr (min) 4,563; FIA ES+ 443,1, ES- 441,5, ES+ 443,1, ES- 441,5; 1HRMN (CD3OD) 81,0 (t, 3H), 1,50 (m, 1H), 1,7 (m, 1H), 2,3 (s, 3H), 3,5 (m, 1H), 3,7 (m, 2H), 3,8 (m, 2H), 5,1 (t, 1H), 7,0 (s, 1H), 7,3 (m, 4H), 7.4 (dos s, 2H), 7,6 (s, 1H).
Ejemplo 4
Datos de caracterización
Los compuestos de la presente invención se prepararon por métodos sustancialmente similares a los descritos en los Ejemplos 1 a 3 anteriores y por métodos conocidos por un experto habitual en la materia. Los datos de caracterización para estos compuestos se resumen en la Tabla 3 siguiente que incluye datos de HPLC, MS y 1H RMN. A menos que se indique lo contrario, los datos de 1H RMN se obtuvieron a 500 MHz y todos los desplazamientos químicos se indican en ppm. Los números de los compuestos corresponden a los números de los compuestos enumerados en las Tablas 1, 2 y 3. Según se usa en el presente documento, el término "T r" se refiere al tiempo de retención, en minutos, obtenido para el compuesto designado usando el método de HPLC descrito anteriormente. Cuando se obtuvo más de una medición analítica para un determinado compuesto, como los descritos en el presente documento, solo se proporciona una única medida de ejemplo.
Tabla 3. Datos de caracterización ara los com uestos seleccionados de fórmula I

continuación

Ejemplo 5
Síntesis de los profármacos
Los profármacos de fórmula II se preparan a partir de compuestos hidroxilo de fórmula I por diversos métodos conocidos por un experto habitual en la materia. Estos métodos incluyen, pero sin limitación, acilación mediante la formación de un ácido carboxílico o fosfato deseado. Cuando el resto hidroxilo de fórmula I es acilado por un aminoácido deseado, el resto amino del aminoácido puede ser opcionalmente protegido por un grupo protector de amino adecuado como los descritos anteriormente en el presente documento.
La preparación del profármaco de L-valina del compuesto I-9 se describe en detalle a continuación.

(2S)-(S)-2-(4-(5-cloro-2-(isopropilamino)piridin-4-il)-1H-pirrol-2-carboxamido)-2-(3-clorofenil)etil-2-amino-2-metilbutanoato (II-1): a una solución del compuesto I-9 (1 g, 2,3 mmol, 1,0 equivalente) en diclorometano (50 ml) se le añadieron DIEA (1,1 ml, 6,9 mmol, 3,0 equivalentes) y W-BOC-L-Valina (1,2 g, 5,52 mmol, 2,4 equivalentes). Después se le añadió PyBOP (2,9 g, 5,75 mmol, 2,5 equivalentes) lentamente y la mezcla resultante se agitó a temperatura ambiente durante 48 horas. Después, la mezcla se lavó con agua y se secó en sulfato de sodio. El sólido crudo se adsorbió en sílice y después se purificó mediante cromatografía por desorción súbita eluyendo con mezclas de hexano/acetato de etilo (desde 90:10 hasta 50:50), produciendo el compuesto protegido con Boc como un sólido blanco (786 mg). Este producto intermedio (761 mg, 1,2 mmol) se disolvió en dioxano (1 ml) y se trató con una solución de HCl 4 M en dioxano. La mezcla resultante se agitó durante 16 horas a temperatura ambiente. Después, se retiró el
disolvente y se obtuvo la sal 2 x HCl del compuesto del título como un sólido blanco (571 mg). HPLC Tr: 4,56 minutos. FIA MS: 531,9 ES+; 529,8 ES-. LC/MS: Tr: 2,07 minutos; 532,0 ES+; 530,1 ES-. 1HRMN (CD3OD) 80,9 (dd, 6 H), 1,35 (d, 6 H), 2,2 (m, 1H), 3,9 (m, 2H), 4,7 (m, 2H), 5,6 (m, 1H), 7,1 (s, 1H), 7,3 (d, 1H), 7,35 (t, 1H), 7,4 (d, 1H), 7,5 (s, 1H), 7,6 (s, 1H), 7,75 (s, 1H), 7,95 (s, 1H).
La preparación de un profármaco de fosfato del compuesto I-9 se describe en detalle a continuación.

4-(5-cloro-2-(isopropilamino)piridin-4-il)-W-((S)-1-(3-clorofenil)-2-hidroxietil)-1H-pirrol-2-carboxamida fosfato de di-fercbutilo: se disolvieron el compuesto I-9 (1 g, 2,3 mmol, 1,0 equivalente) y tetrazol (241 mg, 3,45 mmol, 1,5 equivalentes) en diclorometano (5 ml) y acetonitrilo (5 ml) en nitrógeno a temperatura ambiente. Se añadió gota a gota diisopropil fosfoamidita de di-ferc-butilo (1,1 ml, 3,45 mmol, 1,5 equivalentes) y la mezcla resultante se agitó durante 16 horas. Después, la mezcla de reacción se enfrió en un baño de hielo, se trató con una solución de ferc-butilhidroxiperóxido 6 M (3 ml) y se agitó durante 20 minutos. La solución transparente se diluyó en diclorometano y una pequeña cantidad de metanol, se lavó con Na2S2O3 y agua, y se secó en sulfato de sodio. El aceite crudo se adsorbió en gel de sílice y se purificó primero mediante cromatografía por desorción súbita eluyendo con mezclas de hexano/acetona (desde 90:10 hasta 60:40) y después mediante HPLC de fase reversa (acetonitrilo/agua/TFA al 1 %), produciendo el di-t-butil éter intermedio como un sólido blanco (336 mg). HPLC Tr: 6,53 minutos, MS FIA: 625,0 ES+; 623,1ES-.
4-(5-cloro-2-(isopropilamino)piridin-4-il)-W-((S)-1-(3-clorofenil)-2-hidroxietil)-1H-pirrol-2-carboxamida fosfato (II-2): el producto intermedio fosfato de t-butilo (336 mg, 0,54 mmol) se suspendió en dioxano (5 ml) y se le añadió una solución de HCL 4 M en dioxano. La mezcla resultante se agitó a temperatura ambiente durante 1 hora. Después, se retiró el disolvente y el fosfato libre se disolvió en una solución de DMSo (15 ml), metanol (50 ml) y agua (25 ml) y se trató con una solución de Na2CO32 M (0,25 ml). El metanol se retiró a presión reducida y la mezcla de agua/DMSO se retiró empleando un liofilizador para obtener el compuesto del título como un sólido blancuzco (187 mg). HPLC Tr: 4,24 minutos. FIA MS: 512,9 ES+; 510,9 ES-. LC/MS: Tr 2,39 minutos; 512,9 ES+; 510,9 ES-. 1HRMN (CD3OD) 8 1,2 (d, 6 H), 3,9 (m, 1H), 4,1 (dm, 2H), 5,1 (m, 1H), 6,7 (s, 1H), 7,2 (d, 1H), 7,25 (t, 1H), 7,3 (m, 2H), 7,45 (s, 1H), 7,55 (s, 1H), 7,9 (s, 1H).
Ejemplo 6
Ensayo de inhibición de ERK2
Se ensayaron compuestos para determinar si inhibían a ERK2 mediante un ensayo espectrofotométrico acoplado para la enzima (Fox et al. (1998) Protein Sci 7, 2249). En este ensayo, una concentración fija de ERK2 activada (10 nM) se incubó con diversas concentraciones del compuesto en DMSO (2,5 %) durante 10 minutos a 30 °C en solución amortiguadora HEPES 0,1 M, pH 7,5, que contenía MgCb 10 mM, fosfoenolpiruvato 2,5 mM, NADH 200 pM, 150 pg/ml de piruvato cinasa, 50 pg/ml de lactato deshidrogenasa y péptido erktide 200 pM. La reacción se inició por adición de ATP 65 pM. Se monitoreó la velocidad de disminución de la absorbancia a 340 nM. Se evaluó la CI50 a partir de los datos de velocidad como una función de la concentración del inhibidor.
Se encontró que los compuestos de la presente invención son inhibidores de la proteína cinasa ERK2. En determinadas realizaciones, se encontró que los compuestos inhibían la cinasa ERK2 a una concentración <0,1 pM. En otras realizaciones, se encontró que los compuestos inhibían la cinasa ERK2 a una concentración <0,01 pM.
Ejemplo 7
Ensayo de inhibición de ERK1
Se ensayaron compuestos para determinar si inhibían a ERK1 mediante un ensayo espectrofotométrico acoplado para la enzima (Fox et al. (1998) Protein Sci 7, 2249). En este ensayo, una concentración fija de ERK1 activada (20 nM) se incubó con diversas concentraciones del compuesto en DMSO (2,0 %) durante 10 minutos a 30 °C en solución amortiguadora HEPES 0,1 M, pH 7,6, que contenía MgCb 10 mM, fosfoenolpiruvato 2,5 mM, NADH 200 pM, 30 pg/ml de piruvato cinasa, 10 pg/ml de lactato deshidrogenasa y péptido erktide 150 pM. La reacción se inició por adición de ATP 140 pM (20 pl). Se monitoreó la velocidad de disminución de la absorbancia a 340 nM. Se evaluó la K¡ a partir de los datos de velocidad como una función de la concentración del inhibidor.
Si bien se han descrito una serie de realizaciones de esta invención, es evidente que los ejemplos básicos pueden
alterarse para proporcionar otras realizaciones que utilicen los compuestos y métodos de esta invención. Por lo tanto, se apreciará que el alcance de esta invención se definirá por las reivindicaciones adjuntas más que por las realizaciones específicas que se han representado a modo de ejemplo.
Los siguientes párrafos representan aspectos de la divulgación de la solicitud principal tal como se presentó originalmente, que también puede ser aplicable a la presente solicitud divisional:
1. Un compuesto de fórmula I:

o una sal farmacéuticamente aceptable del mismo, en la que:
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos independientemente seleccionados entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-4;
R2 es R, flúor o cloro;
m es 0, 1 o 2; y
R3 es hidrógeno, alifático C1-3, flúor o cloro.
2. El compuesto de acuerdo con el párrafo 1, en el que R1 es alifático C1-4 opcionalmente sustituido con -OR o -haloalquilo C1-3.
3. El compuesto de acuerdo con el párrafo 2, en el que R1 es alifático C1-4 opcionalmente sustituido con -OH, -CHF2, -CH2F o -CF3.
4. El compuesto de acuerdo con el párrafo 3, en el que R1 es isopropilo, 2-butilo, ciclopropilo o etilo, en el que cada resto está opcionalmente sustituido con -OH o -CF3.
5. El compuesto de acuerdo con el párrafo 1, en el que R2 es hidrógeno, alifático C1-3 o cloro.
6. El compuesto de acuerdo con el párrafo 1, en el que R3 es hidrógeno, metilo o cloro.
7. Un compuesto seleccionado entre el grupo que consiste en:


n compuesto de fórmula II:

a de sus sales farmacéuticamente aceptables, en la que:
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos seleccionados independientemente entre -OR, -OR4 o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-6;
cada R2 es independientemente R, flúor o cloro;
m es 0, 1 o 2;
R3 es hidrógeno, alifático C1-3, flúor o cloro;
cada R4 es independientemente hidrógeno, -C(R)2O-R5 o R5, siempre que al menos un grupo R4 o R8 no sea hidrógeno;
cada R5 es independientemente -C(O)R6, -C(O)OR6, -C(O)-Q-R6, -C(O)-(CH2)n-C(O)OR6, -C(O)-(CH2)n-C(O)N(R7)2, -C(O)-(CH2)n-CH(R6)N(R7)2, -P(O)(OR6)2;
cada R6 es independientemente hidrógeno, un grupo alifático C1-6 opcionalmente sustituido o un anillo de 5-8 miembros saturado, parcialmente insaturado o totalmente insaturado, opcionalmente sustituido, que tiene 0-4 heteroátomos seleccionados independientemente entre nitrógeno, oxígeno o azufre;
cada R7 es independientemente hidrógeno, -C(O)R6, -C(O)OR6, -S(O)2R6, -OR6, un grupo alifático C1-6 opcionalmente sustituido o un anillo de 5-8 miembros saturado, parcialmente insaturado o totalmente insaturado, opcionalmente sustituido, que tiene 0-4 heteroátomos seleccionados independientemente entre nitrógeno, oxígeno o azufre, o:
dos R6 en el mismo átomo de nitrógeno tomados juntos con el átomo de nitrógeno al que están unidos forman un anillo de 4-7 miembros saturado, parcialmente insaturado o totalmente insaturado que tiene 1-3 heteroátomos además del átomo de nitrógeno, seleccionados independientemente entre nitrógeno, oxígeno o azufre;
cada n es 0-6;
Q es una cadena C1-10 alquilideno opcionalmente sustituida en la que cero a cuatro unidades de metileno de Q son reemplazadas independientemente por -O-, -N(R)-, -S-, -S(O)-, -S(O)2- o - C(O)-; y
R8 es hidrógeno o -C(R)2O-R5.
9. El compuesto de acuerdo con el párrafo 8, en el que R4 es C(O)-Q-R6.
10. El compuesto de acuerdo con el párrafo 9, en el que Q es una cadena alquilideno C1-8 opcionalmente sustituida en la que cero a cuatro unidades de metileno de Q son reemplazadas independientemente por -O-, -N(R)-, -S-, -S(O)-, -S(O)2- o - C(O)-.
11. El compuesto de acuerdo con el párrafo 10, en el que Q es una cadena alquilideno C1-8 opcionalmente sustituida en la que dos a cuatro unidades de metileno de Q son reemplazadas independientemente por -O-. 12. El compuesto de acuerdo con el párrafo 8, en el que R4 es C(O)-(CH2)n-CH(R6)N(R7)2.
13. El compuesto de acuerdo con el párrafo 12, en el que:
n es 0-2;
R6 es un grupo alifático C1-6 opcionalmente sustituido; y
R7 es hidrógeno o un grupo alifático C1-6 opcionalmente sustituido.
14. El compuesto de acuerdo con el párrafo 8, en el que R4 es un éster de L-valina.
15. El compuesto de acuerdo con el párrafo 8, en el que R4 es -P(O)(OR6)2.
16. Un compuesto seleccionado entre el grupo que consiste en:

a de sus sales farmacéuticamente aceptables.
Un compuesto de fórmula A:

a sal del mismo, en la que:
PG es un grupo protector de amino adecuado;
Rz es un grupo protector de carboxilato adecuado;
Rx y Ry son independientemente hidrógeno u alifático C1-6 opcionalmente sustituido, o:
Rx y Ry se toman juntos para formar un anillo de 5-7 miembros opcionalmente sustituido.
Un compuesto de fórmula B:

a sal del mismo, en la que:
R1 es un gruupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos independientemente seleccionados entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-4;
R3 es hidrógeno, alifático C1-3, flúor o cloro; y
L2 es un grupo saliente adecuado.
Un compuesto de fórmula B':

a sal del mismo, en la que:
R3 es hidrógeno, alifático C1-3, flúor o cloro; y
L1 y L2 son cada uno independientemente un grupo saliente adecuado.
Un compuesto de fórmula C:

a sal del mismo, en la que:
PG es un grupo protector de amino adecuado;
Rz es un grupo protector de carboxilato adecuado;
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos independientemente seleccionados entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-4; y
R3 es hidrógeno, alifático C1-3, flúor o cloro.
Un método para preparar un compuesto de fórmula C:

a sal del miso, que comprende la etapa de hacer reaccionar un compuesto de fórmula A:

a sal del mismo, con un compuesto de fórmula B:
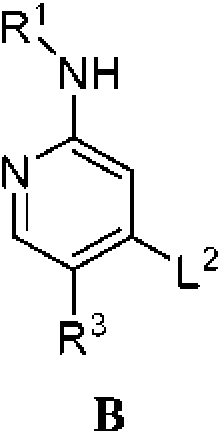
o una sal del mismo, en la que dicha reacción se realiza en un medio adecuado y en la que:
PG es un grupo protector de amino adecuado;
L2 es un grupo saliente adecuado.
Rz es un grupo protector de carboxilato adecuado;
Rx y Ry son independientemente hidrógeno o alifático C1-6 opcionalmente sustituido, o:
Rx y Ry se toman juntos para formar un anillo de 5-7 miembros opcionalmente sustituido;
R1 es un grupo alifático C1-6, en el que R1 es opcionalmente sustituido con hasta 2 grupos independientemente seleccionados entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-4; y
R3 es hidrógeno, alifático C1-3, flúor o cloro.
22. Una composición que comprende un compuesto de acuerdo con cualquiera de los párrafos 1 u 8 y un portador, adyuvante o vehículo farmacéuticamente aceptable.
23. La composición de acuerdo con el párrafo 22, en la que dicha composición comprende además un agente terapéutico adicional seleccionado entre un agente quimioterapéutico o antiproliferativo, un agente antiinflamatorio, un agente inmunomodulador o inmunosupresor, un agente para tratar un trastorno neurológico, un agente para tratar una enfermedad cardiovascular, un agente para tratar trastornos óseos destructivos, un agente para tratar enfermedades hepáticas, un agente antivírico, un agente para tratar trastornos sanguíneos, un agente para tratar diabetes o un agente para tratar trastornos de inmunodeficiencia.
24. Un método para inhibir la actividad de la proteína cinasa ERK1 o ERK2 en una muestra biológica, método que comprende poner en contacto dicha muestra biológica con:
a) una composición de acuerdo con el párrafo 22;
b) un compuesto de acuerdo con el párrafo 1; o
c) un compuesto de acuerdo con el párrafo 8.
25. Un método para inhibir la actividad de la proteína cinasa ERK1 o ERK2 en un paciente, método que comprende administrar a dicho paciente:
a) una composición de acuerdo con el párrafo 22;
b) un compuesto de acuerdo con el párrafo 1; o
c) un compuesto de acuerdo con el párrafo 8.
26. Un método para tratar o disminuir la gravedad de una enfermedad, afección o trastorno, en un paciente que lo necesite, seleccionado de un trastorno proliferativo, un trastorno cardíaco, un trastorno neurodegenerativo, un trastorno autoinmune, una afección asociada a un trasplante de órganos, un trastorno inflamatorio, un trastorno mediado inmunológicamente, un trastorno óseo, que comprende el paso de administrar a dicho paciente:
a) una composición de acuerdo con el párrafo 22;
b) un compuesto de acuerdo con el párrafo 1; o
c) un compuesto de acuerdo con el párrafo 8.
27. El método según el párrafo 26, en el que dicha enfermedad, trastorno o afección es un cáncer seleccionado de mama, ovario, cuello uterino, próstata, testículo, tracto genitourinario, esófago, laringe, glioblastoma, neuroblastoma, estómago, piel, queratoacantoma, pulmón, carcinoma epidermoide, carcinoma de células grandes, carcinoma de células pequeñas, adenocarcinoma de pulmón, hueso, colon, adenoma, páncreas, adenocarcinoma, tiroides, carcinoma folicular, carcinoma indiferenciado, carcinoma papilar, seminoma, melanoma, sarcoma, carcinoma de vejiga, carcinoma de hígado y vías biliares, carcinoma renal, trastornos mieloides, trastornos linfoides, Hodgkin, células pilosas, cavidad bucal y faringe (oral), labio, lengua, boca, faringe, intestino delgado, colon-recto, intestino grueso, recto, cerebro y sistema nervioso central, o leucemia.
28. El método de acuerdo con el párrafo 27, en el que dicha enfermedad, trastorno o afección es melanoma o un cáncer seleccionado de mama, colon o pancreático.
29. El compuesto de acuerdo con el párrafo 1, en el que:
R1 es isopropilo o 2-butilo, en el que R1 está opcionalmente sustituido con un -OH;
R2 es H o Cl;
m es 1; y
R3 es Cl o metilo.
30. El compuesto de acuerdo con el párrafo 18, en el que R1 es isopropilo o 2-butilo, en el que R1 es opcionalmente sustituido con un -OH.
31. El compuesto de acuerdo con el párrafo 18, en el que R3 es Cl o metilo.
32. El compuesto de acuerdo con el párrafo 18, en el que L2 es I, Br, Cl o ácido borónico.
33. El compuesto de acuerdo con el párrafo 18, en el que R1 es isopropilo o 2-butilo, en el que R1 está opcionalmente sustituido con un -OH; R3 es Cl o metilo y L2 es I, Br, Cl o ácido borónico.
Claims (15)
1. Un compuesto de fórmula I:

o una sal farmacéuticamente aceptable del mismo, en el que:
R1 es un grupo alifático C1-6, en el que R1 está opcionalmente sustituido con hasta 2 grupos independientemente seleccionados
entre -OR o -haloalquilo C1-3;
cada R es independientemente hidrógeno o alifático C1-4;
R2 es hidrógeno, alifático C1-3, o cloro; m es 0, 1 o 2; y
R3 es hidrógeno, alifático C1-3, flúor o cloro.
2. Una sal farmacéuticamente aceptable de un compuesto de acuerdo con la reivindicación 1 seleccionado entre el grupo que consiste en:

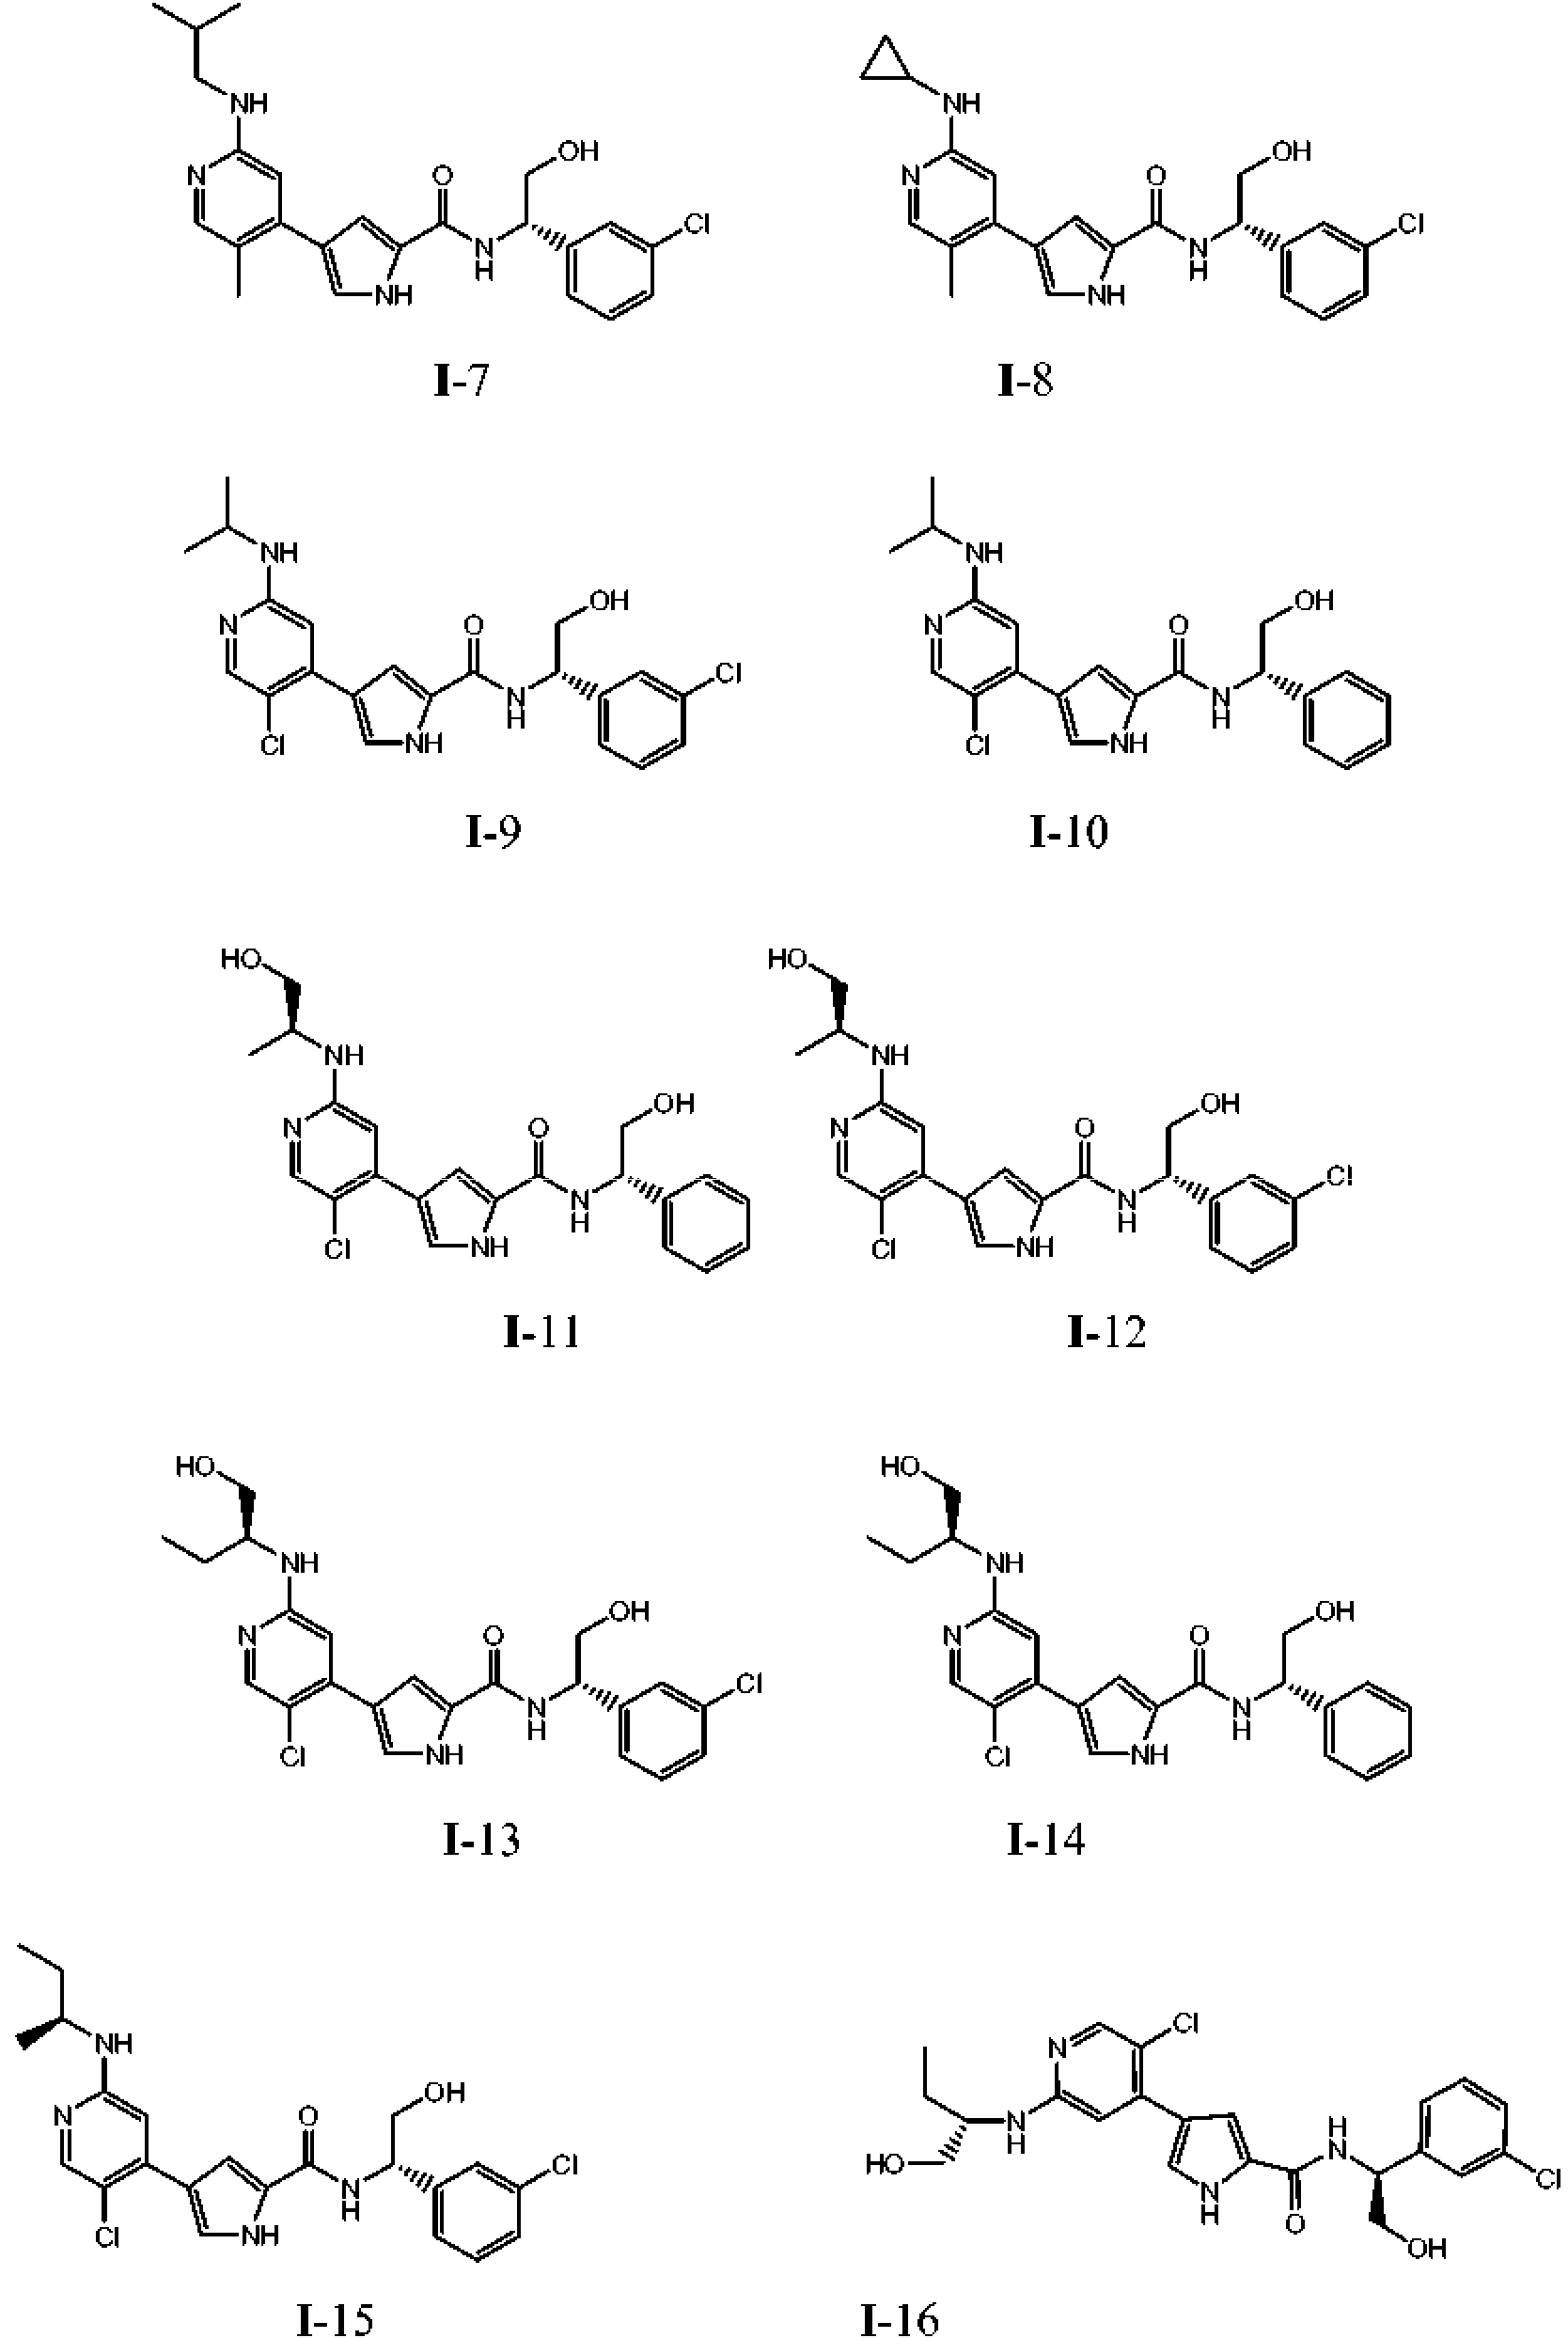

3. Una sal farmacéuticamente aceptable del compuesto de acuerdo con la reivindicación 1

4. El compuesto de acuerdo con la reivindicación 1

o una sal farmacéuticamente aceptable del mismo.
5. El compuesto de acuerdo con la reivindicación 1
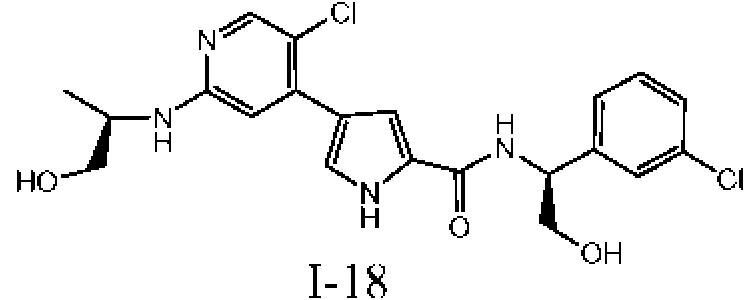
o una sal farmacéuticamente aceptable del mismo.
6. La sal farmacéuticamente aceptable de un compuesto de una cualquiera de las reivindicaciones 1 a 5, en las que la sal farmacéuticamente aceptable se selecciona entre:
una sal de un grupo amino formada a) con un ácido inorgánico seleccionado de ácido clorhídrico, ácido bromhídrico, ácido fosfórico, ácido sulfúrico y ácido perclórico; o b) con un ácido orgánico seleccionado entre ácido acético, ácido oxálico, ácido maleico, ácido tartárico, ácido cítrico, ácido succínico y ácido malónico;
o una sal farmacéuticamente aceptable seleccionada entre adipato, alginato, ascorbato, aspartato, bencenosulfonato, benzoato, bisulfato, borato, butirato, alcanforato, alcanforsulfonato, citrato, ciclopentanepropionato, digluconato, dodecilsulfato, etanosulfonato, formato, fumarato, glucoheptonato, glicerophosphato, gluconato, hemisulfato, heptanoato, hexanoato, yodhidrato, 2-hidroxi-etanosulfonato, lactobionato, lactato, laurato, lauril sulfato, malato, maleato, malonato, metanosulfonato, 2-naftalenosulfonato, nicotinato, nitrato, oleato, oxalato, palmitato, pamoato, pectinato, persulfato, 3-fenilpropionato, fosfato, picrato, pivalato, propionato, estearato, succinato, sulfato, tartrato, tiocianato, p-toluenosulfonato, undecanoato y valerato.
7. La sal farmacéuticamente aceptable de un compuesto de la reivindicación 1, en la que la sal es una sal clorhidrato.
8. La sal farmacéuticamente aceptable de un compuesto de la reivindicación 3, en la que la sal es una sal de un grupo
amino formado a) con un ácido inorgánico seleccionado de ácido clorhídrico, ácido bromhídrico, ácido fosfórico, ácido sulfúrico y ácido perclórico; o b) con un ácido orgánico seleccionado de ácido acético, ácido oxálico, ácido maleico, ácido tartárico, ácido cítrico, ácido succínico y ácido malónico.
9. Una composición farmacéutica que comprende un compuesto de acuerdo con una cualquiera de las reivindicaciones 1, 4 y 5, o una sal farmacéuticamente aceptable de una cualquiera de las reivindicaciones 1 a 5, y un portador, adyuvante o vehículo farmacéuticamente aceptable.
10. Una composición farmacéutica que comprende una sal farmacéuticamente aceptable de un compuesto de acuerdo con la reivindicación 6 o la reivindicación 7, y un portador, adyuvante o vehículo farmacéuticamente aceptable.
11. Una composición farmacéutica que comprende una sal farmacéuticamente aceptable de un compuesto de acuerdo con la reivindicación 8, y un portador, adyuvante o vehículo farmacéuticamente aceptable.
12. Un compuesto de acuerdo con una cualquiera de las reivindicaciones 1, 4 y 5, o una sal farmacéuticamente aceptable de acuerdo con una cualquiera de las reivindicaciones 1 a 5, o una composición farmacéutica de acuerdo con una cualquiera de las reivindicaciones 9 a 11, para usar en el tratamiento o disminuir la gravedad de una enfermedad, afección o trastorno, en un paciente que lo necesita, seleccionado de un trastorno proliferativo, un trastorno cardíaco, un trastorno neurodegenerativo, un trastorno autoinmune, una condición asociada a trasplante de órganos, un trastorno inflamatorio, un trastorno mediado inmunológicamente o un trastorno óseo.
13. Una composición farmacéutica de acuerdo con la reivindicación 11, para usar en el tratamiento para disminuir la gravedad de una enfermedad, afección o trastorno, en un paciente que lo necesite, seleccionado de un trastorno proliferativo, un trastorno cardíaco, un trastorno neurodegenerativo, un trastorno autoinmune, una afección asociada a trasplante de órgano, un trastorno inflamatorio, un trastorno mediado inmunológicamente, un trastorno óseo.
14. El compuesto de acuerdo con una cualquiera de las reivindicaciones 1, 4 y 5, o una sal farmacéuticamente aceptable de acuerdo con una cualquiera de las reivindicaciones 1 a 5, o una composición de acuerdo con una cualquiera de las reivindicaciones 9 a 11, para uso de acuerdo con la reivindicación 12 o 13, en donde dicha enfermedad, trastorno o afección es un cáncer seleccionado de mama, ovario, cuello uterino, próstata, testículo, tracto genitourinario, esófago, laringe, glioblastoma, neuroblastoma, estómago, piel, queratoacantoma, pulmón, carcinoma epidermoide, carcinoma de células grandes, células pequeñas carcinoma, adenocarcinoma de pulmón, hueso, colon, adenoma, páncreas, adenocarcinoma, tiroides, carcinoma folicular, carcinoma indiferenciado, carcinoma papilar, seminoma, melanoma, sarcoma, carcinoma de vejiga, carcinoma de hígado y vías biliares, carcinoma de riñón, trastornos mieloides, trastornos linfoides, Hodgkin, células pilosas, cavidad bucal y faringe (oral), labio, lengua, boca, faringe, intestino delgado, colon-recto, intestino grueso, recto, cerebro y sistema nervioso central, o leucemia.
15. Una composición farmacéutica de acuerdo con la reivindicación 11, para su uso de acuerdo con la reivindicación 13, en el que dicha enfermedad, trastorno o afección es un cáncer seleccionado entre cáncer de mama, de ovario, de cuello de útero, de próstata, de testículos, de tracto genitourinario, de esófago, de laringe, glioblastoma, neuroblastoma, de estómago, de piel, queratoacantoma, de pulmón, carcinoma epidermoide, carcinoma de células grandes, carcinoma microcítico, adenocarcinoma pulmonar, óseo, de colon, adenoma, de páncreas, adenocarcinoma, de tiroides, carcinoma folicular, carcinoma indiferenciado, carcinoma papilar, seminoma, melanoma, sarcoma, carcinoma de vejiga, carcinoma de hígado y vías biliares, carcinoma de riñón, trastornos mieloides, trastornos linfoides, enfermedad de Hodgkin, de células pilosas, de cavidad bucal y faringe (oral), de labios, de lengua, de boca, de faringe, de intestino delgado, de colon-recto, de intestino grueso, de recto, de cerebro y sistema nervioso central, o leucemia.
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US57130904P | 2004-05-14 | 2004-05-14 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2751761T3 true ES2751761T3 (es) | 2020-04-01 |
Family
ID=35106760
Family Applications (4)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14163944.3T Expired - Lifetime ES2651439T3 (es) | 2004-05-14 | 2005-05-13 | Compuestos de pirrol como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos |
| ES19199330T Expired - Lifetime ES2897422T3 (es) | 2004-05-14 | 2005-05-13 | Compuestos pirroles como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos |
| ES17184079T Expired - Lifetime ES2751761T3 (es) | 2004-05-14 | 2005-05-13 | Compuestos de pirrol como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos |
| ES05748073.3T Expired - Lifetime ES2513965T3 (es) | 2004-05-14 | 2005-05-13 | Compuestos pirroles como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos |
Family Applications Before (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14163944.3T Expired - Lifetime ES2651439T3 (es) | 2004-05-14 | 2005-05-13 | Compuestos de pirrol como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos |
| ES19199330T Expired - Lifetime ES2897422T3 (es) | 2004-05-14 | 2005-05-13 | Compuestos pirroles como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos |
Family Applications After (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES05748073.3T Expired - Lifetime ES2513965T3 (es) | 2004-05-14 | 2005-05-13 | Compuestos pirroles como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos |
Country Status (25)
| Country | Link |
|---|---|
| US (6) | US7354939B2 (es) |
| EP (5) | EP3943489A1 (es) |
| JP (1) | JP5132305B2 (es) |
| CN (1) | CN1976919A (es) |
| AR (2) | AR051735A1 (es) |
| AU (1) | AU2005245885B2 (es) |
| BR (1) | BRPI0511111A (es) |
| CA (1) | CA2566461C (es) |
| CY (1) | CY1122336T1 (es) |
| DK (1) | DK3305776T3 (es) |
| ES (4) | ES2651439T3 (es) |
| HU (1) | HUE047130T2 (es) |
| IL (1) | IL179207A0 (es) |
| LT (1) | LT3305776T (es) |
| MX (1) | MXPA06013209A (es) |
| NO (1) | NO20065727L (es) |
| NZ (1) | NZ551582A (es) |
| PL (1) | PL3305776T3 (es) |
| PT (1) | PT3305776T (es) |
| RU (1) | RU2376299C2 (es) |
| SI (1) | SI3305776T1 (es) |
| TW (1) | TW200607803A (es) |
| UA (1) | UA84930C2 (es) |
| WO (1) | WO2005113541A1 (es) |
| ZA (1) | ZA200609975B (es) |
Families Citing this family (37)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US7456190B2 (en) * | 2003-03-13 | 2008-11-25 | Vertex Pharmaceuticals Incorporated | Compositions useful as protein kinase inhibitors |
| JP2007530595A (ja) * | 2004-03-26 | 2007-11-01 | バーテックス ファーマシューティカルズ インコーポレイテッド | Erk2のピリジンインヒビターおよびそれらの使用 |
| DK3305776T3 (da) * | 2004-05-14 | 2019-12-09 | Vertex Pharma | Pyrrol-forbindelser som inhibitorer af erk-protein-kinaser og farmaceutiske sammensætninger, der indeholder disse forbindelser |
| US8546404B2 (en) | 2005-12-13 | 2013-10-01 | Merck Sharp & Dohme | Compounds that are ERK inhibitors |
| EP1984331B1 (en) * | 2006-02-16 | 2010-10-20 | Schering Corporation | Pyrrolidine derivatives as erk inhibitors |
| AR068046A1 (es) * | 2007-06-05 | 2009-11-04 | Schering Corp | Derivados policiclicos de indazol y su uso como inhibidores de erk para el tratamiento del cancer |
| RU2525389C2 (ru) | 2008-02-21 | 2014-08-10 | Мерк Шарп И Доум Корп. | Соединения, которые являются ингибиторами erk |
| CN102146074B (zh) * | 2011-01-26 | 2013-02-06 | 江苏先声药物研究有限公司 | 吡咯衍生物的制备方法及应用 |
| WO2012172093A1 (en) | 2011-06-17 | 2012-12-20 | Merz Pharma Gmbh & Co. Kgaa | Dihydroindolizine derivate as metabotropic glutamate receptor modulators |
| DK3058371T3 (da) | 2013-10-14 | 2021-08-02 | Univ Indiana Res & Tech Corp | Anvendelse af acamprosat til at modulere erk-1-2-aktivering i dyremodeller til fxs og asd og individer diagnosticeret med fxs og asd |
| US20160264536A1 (en) | 2013-10-23 | 2016-09-15 | Takeda Pharmaceutical Company Limited | Heterocyclic compound |
| US20160310477A1 (en) * | 2013-12-20 | 2016-10-27 | Biomed Valley Discoveries, Inc. | Cancer treatments using combinations of mek type 1 and erk inhibitors |
| WO2015095842A2 (en) * | 2013-12-20 | 2015-06-25 | Biomed Valley Discoveries, Inc. | Methods and compositions for treating non-erk mapk pathway inhibitor-resistant cancers |
| WO2015095807A1 (en) * | 2013-12-20 | 2015-06-25 | Biomed Valley Discoveries, Inc. | Cancer treatments using combinations of egfr and erk inhibitors |
| WO2015095835A1 (en) * | 2013-12-20 | 2015-06-25 | Biomed Valley Discoveries, Inc. | Methods of modulating radioiodine uptake for the treatment of radioiodine-refractory cancers |
| JP6678584B2 (ja) * | 2013-12-20 | 2020-04-22 | バイオメッド バレー ディスカバリーズ,インコーポレイティド | Cdk阻害剤およびerk阻害剤の組み合わせを使用するがん処置 |
| WO2015095831A1 (en) * | 2013-12-20 | 2015-06-25 | Biomed Valley Discoveries, Inc. | Cancer treatments using combinations of mtor and erk inhibitors |
| EP4062917B1 (en) | 2013-12-20 | 2025-12-03 | Biomed Valley Discoveries, Inc. | Cancer treatments using combinations of pi3k/akt pathway and erk inhibitors |
| WO2015095825A1 (en) * | 2013-12-20 | 2015-06-25 | Biomed Valley Discoveries, Inc. | Cancer treatments using combinations of type 2 mek and erk inhibitors |
| AU2014368906B2 (en) * | 2013-12-20 | 2020-04-30 | Biomed Valley Discoveries, Inc. | Cancer treatment using combinations of ERK and RAF inhibitors |
| WO2015095833A1 (en) * | 2013-12-20 | 2015-06-25 | Biomed Valley Discoveries, Inc. | Treatment of hematologic cancers |
| CA3168216C (en) * | 2015-01-30 | 2025-11-18 | Biomed Valley Discoveries, Inc. | CRYSTALIN MALONATE C21H22Cl2N4O2 |
| HK1244274A1 (zh) | 2015-01-30 | 2018-08-03 | 生物医学谷探索股份有限公司 | C21h22ci2n4o2的晶型 |
| WO2016187028A1 (en) * | 2015-05-15 | 2016-11-24 | Celgene Avilomics Research, Inc. | Heteroaryl compounds, synthesis thereof, and intermediates thereto |
| CN106536522B (zh) * | 2015-06-03 | 2020-08-28 | 捷思英达医药技术(上海)有限公司 | 用于治疗银屑病的杂环化合物 |
| CN107849046B (zh) * | 2015-06-03 | 2020-06-12 | 常州捷凯医药科技有限公司 | 作为erk抑制剂的杂环化合物 |
| US10457669B2 (en) | 2015-10-21 | 2019-10-29 | Otsuka Pharmaceutical Co., Ltd. | Benzolactam compounds as protein kinase inhibitors |
| EP3170822A1 (en) | 2015-11-18 | 2017-05-24 | AGV Discovery | Azaindole derivatives and their use as erk kinase inhibitors |
| US10934304B2 (en) * | 2016-10-05 | 2021-03-02 | Recurium Ip Holdings, Llc | Spirocyclic compounds |
| GB201706327D0 (en) | 2017-04-20 | 2017-06-07 | Otsuka Pharma Co Ltd | A pharmaceutical compound |
| WO2019073435A1 (en) * | 2017-10-12 | 2019-04-18 | Novartis Ag | COMBINATIONS OF MDM2 INHIBITORS WITH ERK INHIBITORS TO TREAT CANCERS |
| WO2019180141A1 (en) | 2018-03-23 | 2019-09-26 | Bayer Aktiengesellschaft | Combinations of rogaratinib |
| WO2020223177A1 (en) * | 2019-04-29 | 2020-11-05 | The Board Of Trustees Of The University Of Illinois | Mek inhibitors for corneal scarring and neovascularization |
| WO2021020841A1 (en) * | 2019-07-29 | 2021-02-04 | Standigm Inc. | Composition for preventing or treating metabolic liver disease |
| EP4212531A1 (en) | 2022-01-14 | 2023-07-19 | AGV Discovery | Azaindole derivatives and their use as erk kinase inhibitors |
| CN118765276A (zh) * | 2022-03-08 | 2024-10-11 | 甘李药业股份有限公司 | 氘代化合物,及其制备方法和应用 |
| EP4499623A2 (en) * | 2022-03-24 | 2025-02-05 | Biomed Valley Discoveries, Inc. | Deuterated analogs of pyrrole inhibitors of erk, synthesis thereof and intermediates thereto |
Family Cites Families (15)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5304121A (en) | 1990-12-28 | 1994-04-19 | Boston Scientific Corporation | Drug delivery system making use of a hydrogel polymer coating |
| US5716981A (en) | 1993-07-19 | 1998-02-10 | Angiogenesis Technologies, Inc. | Anti-angiogenic compositions and methods of use |
| US5565413A (en) * | 1994-12-06 | 1996-10-15 | Zeneca Limited | Substituted pyridyl phenyl ketone herbicides |
| US5472966A (en) * | 1995-03-29 | 1995-12-05 | Bristol-Myers Squibb Company | Antidepressant heteroarylaminoalkyl derivatives of naphthyl-monazines |
| US6099562A (en) | 1996-06-13 | 2000-08-08 | Schneider (Usa) Inc. | Drug coating with topcoat |
| KR20010114267A (ko) * | 1999-05-14 | 2001-12-31 | 오르토-맥네일 파마슈티칼, 인코퍼레이티드 | 치환된 3-피리딜-4-아릴피롤과 관련 치료방법 및 예방방법 |
| AU5566300A (en) | 1999-06-22 | 2001-01-09 | Takeda Chemical Industries Ltd. | Acylhydrazine derivatives, process for preparing the same and use thereof |
| MY130778A (en) * | 2001-02-09 | 2007-07-31 | Vertex Pharma | Heterocyclic inhibitiors of erk2 and uses thereof |
| AU2003237121A1 (en) | 2002-04-26 | 2003-11-10 | Vertex Pharmaceuticals Incorporated | Pyrrole derivatives as inhibitors of erk2 and uses thereof |
| EP1554269A1 (en) * | 2002-07-09 | 2005-07-20 | Vertex Pharmaceuticals Incorporated | Imidazoles, oxazoles and thiazoles with protein kinase inhibiting activities |
| HUE029020T2 (en) | 2002-07-18 | 2017-02-28 | Janssen Pharmaceutica Nv | Substituted triazine kinase inhibitors |
| GB0217780D0 (en) | 2002-07-31 | 2002-09-11 | Glaxo Group Ltd | Compounds |
| CA2495386C (en) * | 2002-08-14 | 2011-06-21 | Vertex Pharmaceuticals Incorporated | Protein kinase inhibitors and uses thereof |
| US7456190B2 (en) * | 2003-03-13 | 2008-11-25 | Vertex Pharmaceuticals Incorporated | Compositions useful as protein kinase inhibitors |
| DK3305776T3 (da) * | 2004-05-14 | 2019-12-09 | Vertex Pharma | Pyrrol-forbindelser som inhibitorer af erk-protein-kinaser og farmaceutiske sammensætninger, der indeholder disse forbindelser |
-
2005
- 2005-05-13 DK DK17184079T patent/DK3305776T3/da active
- 2005-05-13 AR ARP050101987A patent/AR051735A1/es not_active Application Discontinuation
- 2005-05-13 WO PCT/US2005/016902 patent/WO2005113541A1/en not_active Ceased
- 2005-05-13 BR BRPI0511111-0A patent/BRPI0511111A/pt not_active IP Right Cessation
- 2005-05-13 JP JP2007513432A patent/JP5132305B2/ja not_active Expired - Lifetime
- 2005-05-13 EP EP21190432.1A patent/EP3943489A1/en active Pending
- 2005-05-13 ZA ZA200609975A patent/ZA200609975B/en unknown
- 2005-05-13 EP EP14163944.3A patent/EP2799434B1/en not_active Expired - Lifetime
- 2005-05-13 ES ES14163944.3T patent/ES2651439T3/es not_active Expired - Lifetime
- 2005-05-13 PL PL17184079T patent/PL3305776T3/pl unknown
- 2005-05-13 RU RU2006144445/04A patent/RU2376299C2/ru active
- 2005-05-13 MX MXPA06013209A patent/MXPA06013209A/es active IP Right Grant
- 2005-05-13 ES ES19199330T patent/ES2897422T3/es not_active Expired - Lifetime
- 2005-05-13 PT PT171840796T patent/PT3305776T/pt unknown
- 2005-05-13 UA UAA200613208A patent/UA84930C2/ru unknown
- 2005-05-13 HU HUE17184079A patent/HUE047130T2/hu unknown
- 2005-05-13 LT LTEP17184079.6T patent/LT3305776T/lt unknown
- 2005-05-13 AU AU2005245885A patent/AU2005245885B2/en not_active Expired
- 2005-05-13 TW TW094115644A patent/TW200607803A/zh unknown
- 2005-05-13 ES ES17184079T patent/ES2751761T3/es not_active Expired - Lifetime
- 2005-05-13 ES ES05748073.3T patent/ES2513965T3/es not_active Expired - Lifetime
- 2005-05-13 US US11/128,870 patent/US7354939B2/en not_active Ceased
- 2005-05-13 EP EP19199330.2A patent/EP3608315B1/en not_active Expired - Lifetime
- 2005-05-13 NZ NZ551582A patent/NZ551582A/en not_active IP Right Cessation
- 2005-05-13 EP EP17184079.6A patent/EP3305776B1/en not_active Expired - Lifetime
- 2005-05-13 CA CA2566461A patent/CA2566461C/en not_active Expired - Lifetime
- 2005-05-13 SI SI200532267T patent/SI3305776T1/sl unknown
- 2005-05-13 EP EP05748073.3A patent/EP1753738B1/en not_active Expired - Lifetime
- 2005-05-13 CN CNA200580021418XA patent/CN1976919A/zh active Pending
-
2006
- 2006-11-13 IL IL179207A patent/IL179207A0/en unknown
- 2006-12-12 NO NO20065727A patent/NO20065727L/no not_active Application Discontinuation
-
2013
- 2013-08-23 US US14/544,396 patent/USRE46097E1/en not_active Expired - Lifetime
-
2016
- 2016-06-28 US US15/195,021 patent/USRE47318E1/en not_active Expired - Lifetime
- 2016-11-18 AR ARP160103545A patent/AR106755A2/es active IP Right Grant
-
2019
- 2019-03-25 US US16/363,905 patent/USRE48266E1/en not_active Expired - Lifetime
- 2019-12-03 CY CY20191101265T patent/CY1122336T1/el unknown
-
2020
- 2020-10-15 US US17/071,566 patent/USRE49500E1/en not_active Expired - Lifetime
-
2023
- 2023-02-22 US US18/173,004 patent/US20230183276A1/en not_active Abandoned
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2513965T3 (es) | Compuestos pirroles como inhibidores de proteínas cinasas ERK y composiciones farmacéuticas que contienen esos compuestos | |
| WO2018218042A1 (en) | Apoptosis signal-regulating kinase 1 inhibitors and methods of use thereof | |
| EP1753744B1 (en) | Prodrugs of pyrrolylpyrimidine erk protein kinase inhibitors | |
| HK40064501A (en) | Pyrrole inhibitors of erk protein kinase, synthesis thereof and intermediates thereto | |
| HK40021464B (en) | Pyrrole compounds as inhibitors of erk protein kinases and pharmaceutical compositions containing these compounds | |
| HK40021464A (en) | Pyrrole compounds as inhibitors of erk protein kinases and pharmaceutical compositions containing these compounds | |
| HK1247910B (en) | Pyrrole compounds as inhibitors of erk protein kinases and pharmaceutical compositions containing these compounds | |
| HK1203505B (en) | Pyrrole compounds as inhibitors of erk protein kinases and pharmaceutical compositions containing these compounds | |
| KR20070031934A (ko) | Erk 단백질 키나아제의 억제제로서의 피롤 화합물, 이의합성 및 이의 중간체 |