ES2758708T3 - Fluoración de ésteres de acrilato y derivados - Google Patents
Fluoración de ésteres de acrilato y derivados Download PDFInfo
- Publication number
- ES2758708T3 ES2758708T3 ES12733378T ES12733378T ES2758708T3 ES 2758708 T3 ES2758708 T3 ES 2758708T3 ES 12733378 T ES12733378 T ES 12733378T ES 12733378 T ES12733378 T ES 12733378T ES 2758708 T3 ES2758708 T3 ES 2758708T3
- Authority
- ES
- Spain
- Prior art keywords
- acid
- formula
- reaction mixture
- fluorination
- solvent
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 238000003682 fluorination reaction Methods 0.000 title claims description 28
- 150000001252 acrylic acid derivatives Chemical class 0.000 title description 4
- YCKRFDGAMUMZLT-UHFFFAOYSA-N Fluorine atom Chemical compound [F] YCKRFDGAMUMZLT-UHFFFAOYSA-N 0.000 claims abstract description 44
- 239000011737 fluorine Substances 0.000 claims abstract description 44
- 229910052731 fluorine Inorganic materials 0.000 claims abstract description 44
- 238000000034 method Methods 0.000 claims abstract description 32
- 239000002904 solvent Substances 0.000 claims abstract description 27
- 150000001875 compounds Chemical class 0.000 claims abstract description 24
- 239000011541 reaction mixture Substances 0.000 claims abstract description 23
- RIQRGMUSBYGDBL-UHFFFAOYSA-N 1,1,1,2,2,3,4,5,5,5-decafluoropentane Chemical compound FC(F)(F)C(F)C(F)C(F)(F)C(F)(F)F RIQRGMUSBYGDBL-UHFFFAOYSA-N 0.000 claims abstract description 14
- 125000003545 alkoxy group Chemical group 0.000 claims abstract description 12
- 239000000460 chlorine Chemical group 0.000 claims abstract description 12
- 229910052801 chlorine Inorganic materials 0.000 claims abstract description 12
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical group [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 claims abstract description 11
- UVWPNDVAQBNQBG-UHFFFAOYSA-N 1,1,1,2,2,3,3,4,4,5,5,6,6,7,7,8,8,9,9,9-icosafluorononane Chemical compound FC(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)F UVWPNDVAQBNQBG-UHFFFAOYSA-N 0.000 claims abstract description 4
- ROVMKEZVKFJNBD-UHFFFAOYSA-N 1,1,1,2,2,3,3,4,5,5,5-undecafluoro-4-(trifluoromethyl)pentane Chemical compound FC(F)(F)C(F)(F)C(F)(F)C(F)(C(F)(F)F)C(F)(F)F ROVMKEZVKFJNBD-UHFFFAOYSA-N 0.000 claims abstract description 4
- 229960004624 perflexane Drugs 0.000 claims abstract description 4
- LGUZHRODIJCVOC-UHFFFAOYSA-N perfluoroheptane Chemical compound FC(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)F LGUZHRODIJCVOC-UHFFFAOYSA-N 0.000 claims abstract description 4
- ZJIJAJXFLBMLCK-UHFFFAOYSA-N perfluorohexane Chemical compound FC(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)F ZJIJAJXFLBMLCK-UHFFFAOYSA-N 0.000 claims abstract description 4
- YVBBRRALBYAZBM-UHFFFAOYSA-N perfluorooctane Chemical compound FC(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)C(F)(F)F YVBBRRALBYAZBM-UHFFFAOYSA-N 0.000 claims abstract description 4
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 claims description 30
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 claims description 14
- 239000002253 acid Substances 0.000 claims description 12
- 239000000654 additive Substances 0.000 claims description 10
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 claims description 9
- 230000000996 additive effect Effects 0.000 claims description 8
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 claims description 6
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 claims description 6
- 238000002844 melting Methods 0.000 claims description 5
- 230000008018 melting Effects 0.000 claims description 5
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 claims description 5
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 claims description 4
- ITMCEJHCFYSIIV-UHFFFAOYSA-N triflic acid Chemical compound OS(=O)(=O)C(F)(F)F ITMCEJHCFYSIIV-UHFFFAOYSA-N 0.000 claims description 3
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 claims description 2
- RHQDFWAXVIIEBN-UHFFFAOYSA-N Trifluoroethanol Chemical compound OCC(F)(F)F RHQDFWAXVIIEBN-UHFFFAOYSA-N 0.000 claims description 2
- 238000009835 boiling Methods 0.000 claims description 2
- 125000001309 chloro group Chemical group Cl* 0.000 claims description 2
- 235000019253 formic acid Nutrition 0.000 claims description 2
- 238000001802 infusion Methods 0.000 claims description 2
- 125000004356 hydroxy functional group Chemical group O* 0.000 claims 3
- 125000003158 alcohol group Chemical group 0.000 claims 2
- 238000010924 continuous production Methods 0.000 claims 1
- 125000002887 hydroxy group Chemical group [H]O* 0.000 abstract description 10
- 238000006243 chemical reaction Methods 0.000 description 29
- 239000007789 gas Substances 0.000 description 21
- 239000001307 helium Substances 0.000 description 14
- 229910052734 helium Inorganic materials 0.000 description 14
- SWQJXJOGLNCZEY-UHFFFAOYSA-N helium atom Chemical compound [He] SWQJXJOGLNCZEY-UHFFFAOYSA-N 0.000 description 14
- 239000000203 mixture Substances 0.000 description 14
- -1 acrylate ester Chemical class 0.000 description 13
- KRHYYFGTRYWZRS-UHFFFAOYSA-N Fluorane Chemical compound F KRHYYFGTRYWZRS-UHFFFAOYSA-N 0.000 description 12
- BAPJBEWLBFYGME-UHFFFAOYSA-N Methyl acrylate Chemical compound COC(=O)C=C BAPJBEWLBFYGME-UHFFFAOYSA-N 0.000 description 12
- 239000000047 product Substances 0.000 description 12
- 229910000040 hydrogen fluoride Inorganic materials 0.000 description 11
- 239000000243 solution Substances 0.000 description 11
- 125000000217 alkyl group Chemical group 0.000 description 9
- 238000003786 synthesis reaction Methods 0.000 description 9
- GQHTUMJGOHRCHB-UHFFFAOYSA-N 2,3,4,6,7,8,9,10-octahydropyrimido[1,2-a]azepine Chemical compound C1CCCCN2CCCN=C21 GQHTUMJGOHRCHB-UHFFFAOYSA-N 0.000 description 8
- 230000015572 biosynthetic process Effects 0.000 description 8
- PUZPDOWCWNUUKD-UHFFFAOYSA-M sodium fluoride Chemical compound [F-].[Na+] PUZPDOWCWNUUKD-UHFFFAOYSA-M 0.000 description 8
- 238000005809 transesterification reaction Methods 0.000 description 8
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 6
- 239000003054 catalyst Substances 0.000 description 6
- DVWZVBJRJHISPF-UHFFFAOYSA-N methyl 2,3-difluoropropanoate Chemical compound COC(=O)C(F)CF DVWZVBJRJHISPF-UHFFFAOYSA-N 0.000 description 6
- PSHKMPUSSFXUIA-UHFFFAOYSA-N n,n-dimethylpyridin-2-amine Chemical compound CN(C)C1=CC=CC=N1 PSHKMPUSSFXUIA-UHFFFAOYSA-N 0.000 description 6
- TYCFGHUTYSLISP-UHFFFAOYSA-N 2-fluoroprop-2-enoic acid Chemical class OC(=O)C(F)=C TYCFGHUTYSLISP-UHFFFAOYSA-N 0.000 description 5
- CURLTUGMZLYLDI-UHFFFAOYSA-N Carbon dioxide Chemical compound O=C=O CURLTUGMZLYLDI-UHFFFAOYSA-N 0.000 description 5
- 125000003118 aryl group Chemical group 0.000 description 5
- 125000004432 carbon atom Chemical group C* 0.000 description 5
- 235000011089 carbon dioxide Nutrition 0.000 description 5
- PMWGIVRHUIAIII-UHFFFAOYSA-N 2,2-difluoropropanoic acid Chemical compound CC(F)(F)C(O)=O PMWGIVRHUIAIII-UHFFFAOYSA-N 0.000 description 4
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 4
- 238000005886 esterification reaction Methods 0.000 description 4
- 239000011775 sodium fluoride Substances 0.000 description 4
- 235000013024 sodium fluoride Nutrition 0.000 description 4
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 3
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 3
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 3
- 230000032050 esterification Effects 0.000 description 3
- 150000002148 esters Chemical class 0.000 description 3
- 238000002290 gas chromatography-mass spectrometry Methods 0.000 description 3
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 3
- 239000011261 inert gas Substances 0.000 description 3
- 239000002516 radical scavenger Substances 0.000 description 3
- 238000007086 side reaction Methods 0.000 description 3
- 239000007858 starting material Substances 0.000 description 3
- NUBAOKTWWIMWEK-UHFFFAOYSA-N 2,3-difluoropropanoic acid Chemical compound OC(=O)C(F)CF NUBAOKTWWIMWEK-UHFFFAOYSA-N 0.000 description 2
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 2
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 2
- 239000007848 Bronsted acid Substances 0.000 description 2
- 239000004215 Carbon black (E152) Substances 0.000 description 2
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 2
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 2
- 208000002682 Hyperkalemia Diseases 0.000 description 2
- 239000002841 Lewis acid Substances 0.000 description 2
- XYFCBTPGUUZFHI-UHFFFAOYSA-N Phosphine Chemical compound P XYFCBTPGUUZFHI-UHFFFAOYSA-N 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- 150000001253 acrylic acids Chemical class 0.000 description 2
- HFBMWMNUJJDEQZ-UHFFFAOYSA-N acryloyl chloride Chemical compound ClC(=O)C=C HFBMWMNUJJDEQZ-UHFFFAOYSA-N 0.000 description 2
- ILAHWRKJUDSMFH-UHFFFAOYSA-N boron tribromide Chemical compound BrB(Br)Br ILAHWRKJUDSMFH-UHFFFAOYSA-N 0.000 description 2
- XJHCXCQVJFPJIK-UHFFFAOYSA-M caesium fluoride Chemical compound [F-].[Cs+] XJHCXCQVJFPJIK-UHFFFAOYSA-M 0.000 description 2
- 229930195733 hydrocarbon Natural products 0.000 description 2
- 239000001257 hydrogen Substances 0.000 description 2
- 229910052739 hydrogen Inorganic materials 0.000 description 2
- 150000007517 lewis acids Chemical class 0.000 description 2
- 239000000463 material Substances 0.000 description 2
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 2
- 239000000178 monomer Substances 0.000 description 2
- TWNQGVIAIRXVLR-UHFFFAOYSA-N oxo(oxoalumanyloxy)alumane Chemical compound O=[Al]O[Al]=O TWNQGVIAIRXVLR-UHFFFAOYSA-N 0.000 description 2
- NROKBHXJSPEDAR-UHFFFAOYSA-M potassium fluoride Chemical compound [F-].[K+] NROKBHXJSPEDAR-UHFFFAOYSA-M 0.000 description 2
- 239000000376 reactant Substances 0.000 description 2
- 229920006395 saturated elastomer Polymers 0.000 description 2
- 229910000029 sodium carbonate Inorganic materials 0.000 description 2
- 235000017550 sodium carbonate Nutrition 0.000 description 2
- 238000003756 stirring Methods 0.000 description 2
- 239000000725 suspension Substances 0.000 description 2
- IMNIMPAHZVJRPE-UHFFFAOYSA-N triethylenediamine Chemical compound C1CN2CCN1CC2 IMNIMPAHZVJRPE-UHFFFAOYSA-N 0.000 description 2
- GETQZCLCWQTVFV-UHFFFAOYSA-N trimethylamine Chemical compound CN(C)C GETQZCLCWQTVFV-UHFFFAOYSA-N 0.000 description 2
- 0 *C(C(CF)F)=O Chemical compound *C(C(CF)F)=O 0.000 description 1
- WZLFPVPRZGTCKP-UHFFFAOYSA-N 1,1,1,3,3-pentafluorobutane Chemical compound CC(F)(F)CC(F)(F)F WZLFPVPRZGTCKP-UHFFFAOYSA-N 0.000 description 1
- SGUVLZREKBPKCE-UHFFFAOYSA-N 1,5-diazabicyclo[4.3.0]-non-5-ene Chemical compound C1CCN=C2CCCN21 SGUVLZREKBPKCE-UHFFFAOYSA-N 0.000 description 1
- YPPILGHPUZCHOC-UHFFFAOYSA-N 2,3-difluoropropanenitrile Chemical compound FCC(F)C#N YPPILGHPUZCHOC-UHFFFAOYSA-N 0.000 description 1
- SMZOUWXMTYCWNB-UHFFFAOYSA-N 2-(2-methoxy-5-methylphenyl)ethanamine Chemical compound COC1=CC=C(C)C=C1CCN SMZOUWXMTYCWNB-UHFFFAOYSA-N 0.000 description 1
- LBLYYCQCTBFVLH-UHFFFAOYSA-N 2-Methylbenzenesulfonic acid Chemical compound CC1=CC=CC=C1S(O)(=O)=O LBLYYCQCTBFVLH-UHFFFAOYSA-N 0.000 description 1
- NIXOWILDQLNWCW-UHFFFAOYSA-N 2-Propenoic acid Natural products OC(=O)C=C NIXOWILDQLNWCW-UHFFFAOYSA-N 0.000 description 1
- NLHHRLWOUZZQLW-UHFFFAOYSA-N Acrylonitrile Chemical compound C=CC#N NLHHRLWOUZZQLW-UHFFFAOYSA-N 0.000 description 1
- ULYNWSWQJPPUKW-UHFFFAOYSA-N CCCCOC(C(C)CF)=O Chemical compound CCCCOC(C(C)CF)=O ULYNWSWQJPPUKW-UHFFFAOYSA-N 0.000 description 1
- 206010007559 Cardiac failure congestive Diseases 0.000 description 1
- JIGUQPWFLRLWPJ-UHFFFAOYSA-N Ethyl acrylate Chemical compound CCOC(=O)C=C JIGUQPWFLRLWPJ-UHFFFAOYSA-N 0.000 description 1
- 206010019280 Heart failures Diseases 0.000 description 1
- 229930194542 Keto Natural products 0.000 description 1
- 229910000792 Monel Inorganic materials 0.000 description 1
- JLTDJTHDQAWBAV-UHFFFAOYSA-N N,N-dimethylaniline Chemical compound CN(C)C1=CC=CC=C1 JLTDJTHDQAWBAV-UHFFFAOYSA-N 0.000 description 1
- 206010028980 Neoplasm Diseases 0.000 description 1
- JCXJVPUVTGWSNB-UHFFFAOYSA-N Nitrogen dioxide Chemical compound O=[N]=O JCXJVPUVTGWSNB-UHFFFAOYSA-N 0.000 description 1
- NPYPAHLBTDXSSS-UHFFFAOYSA-N Potassium ion Chemical compound [K+] NPYPAHLBTDXSSS-UHFFFAOYSA-N 0.000 description 1
- 208000025609 Urogenital disease Diseases 0.000 description 1
- 150000007513 acids Chemical class 0.000 description 1
- 150000001298 alcohols Chemical class 0.000 description 1
- 150000004703 alkoxides Chemical class 0.000 description 1
- 125000004414 alkyl thio group Chemical group 0.000 description 1
- PNEYBMLMFCGWSK-UHFFFAOYSA-N aluminium oxide Inorganic materials [O-2].[O-2].[O-2].[Al+3].[Al+3] PNEYBMLMFCGWSK-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 150000001408 amides Chemical class 0.000 description 1
- 150000001412 amines Chemical class 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 239000003849 aromatic solvent Substances 0.000 description 1
- 230000033228 biological regulation Effects 0.000 description 1
- 125000001246 bromo group Chemical group Br* 0.000 description 1
- LAIHPFUYKJKTSI-UHFFFAOYSA-N butyl 2,3-difluoropropanoate Chemical compound CCCCOC(=O)C(F)CF LAIHPFUYKJKTSI-UHFFFAOYSA-N 0.000 description 1
- CQEYYJKEWSMYFG-UHFFFAOYSA-N butyl acrylate Chemical compound CCCCOC(=O)C=C CQEYYJKEWSMYFG-UHFFFAOYSA-N 0.000 description 1
- WUKWITHWXAAZEY-UHFFFAOYSA-L calcium difluoride Chemical compound [F-].[F-].[Ca+2] WUKWITHWXAAZEY-UHFFFAOYSA-L 0.000 description 1
- 229910001634 calcium fluoride Inorganic materials 0.000 description 1
- BRPQOXSCLDDYGP-UHFFFAOYSA-N calcium oxide Chemical compound [O-2].[Ca+2] BRPQOXSCLDDYGP-UHFFFAOYSA-N 0.000 description 1
- 239000000292 calcium oxide Substances 0.000 description 1
- ODINCKMPIJJUCX-UHFFFAOYSA-N calcium oxide Inorganic materials [Ca]=O ODINCKMPIJJUCX-UHFFFAOYSA-N 0.000 description 1
- 201000011510 cancer Diseases 0.000 description 1
- 229910052799 carbon Inorganic materials 0.000 description 1
- 238000005341 cation exchange Methods 0.000 description 1
- 150000001768 cations Chemical class 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 238000005260 corrosion Methods 0.000 description 1
- 230000007797 corrosion Effects 0.000 description 1
- 230000003247 decreasing effect Effects 0.000 description 1
- 206010012601 diabetes mellitus Diseases 0.000 description 1
- 239000012973 diazabicyclooctane Substances 0.000 description 1
- FVCOIAYSJZGECG-UHFFFAOYSA-N diethylhydroxylamine Chemical compound CCN(O)CC FVCOIAYSJZGECG-UHFFFAOYSA-N 0.000 description 1
- 125000001028 difluoromethyl group Chemical group [H]C(F)(F)* 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- 230000008030 elimination Effects 0.000 description 1
- 238000003379 elimination reaction Methods 0.000 description 1
- 150000002170 ethers Chemical class 0.000 description 1
- 230000029142 excretion Effects 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 239000000706 filtrate Substances 0.000 description 1
- 238000004334 fluoridation Methods 0.000 description 1
- 125000001153 fluoro group Chemical group F* 0.000 description 1
- WOIBEFCJSYKYGU-UHFFFAOYSA-N fluoromethyl 2,3,3-trifluoropropanoate Chemical compound FCOC(=O)C(F)C(F)F WOIBEFCJSYKYGU-UHFFFAOYSA-N 0.000 description 1
- HNBIAFBPSIYUQM-UHFFFAOYSA-N fluoromethyl 2,3-difluoropropanoate Chemical compound FCOC(=O)C(F)CF HNBIAFBPSIYUQM-UHFFFAOYSA-N 0.000 description 1
- 125000004216 fluoromethyl group Chemical group [H]C([H])(F)* 0.000 description 1
- 150000008282 halocarbons Chemical class 0.000 description 1
- 125000005843 halogen group Chemical group 0.000 description 1
- 125000000623 heterocyclic group Chemical group 0.000 description 1
- 230000013632 homeostatic process Effects 0.000 description 1
- 150000004679 hydroxides Chemical class 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 125000002346 iodo group Chemical group I* 0.000 description 1
- 125000002510 isobutoxy group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])O* 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 125000003253 isopropoxy group Chemical group [H]C([H])([H])C([H])(O*)C([H])([H])[H] 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 125000000468 ketone group Chemical group 0.000 description 1
- 230000003907 kidney function Effects 0.000 description 1
- 239000000395 magnesium oxide Substances 0.000 description 1
- CPLXHLVBOLITMK-UHFFFAOYSA-N magnesium oxide Inorganic materials [Mg]=O CPLXHLVBOLITMK-UHFFFAOYSA-N 0.000 description 1
- AXZKOIWUVFPNLO-UHFFFAOYSA-N magnesium;oxygen(2-) Chemical compound [O-2].[Mg+2] AXZKOIWUVFPNLO-UHFFFAOYSA-N 0.000 description 1
- 238000004519 manufacturing process Methods 0.000 description 1
- RWBWZPDOQVNCHU-UHFFFAOYSA-N methyl 2,2-difluoropropanoate Chemical compound COC(=O)C(C)(F)F RWBWZPDOQVNCHU-UHFFFAOYSA-N 0.000 description 1
- WVSOWYBHFLEGCO-UHFFFAOYSA-N methyl 2,3,3-trifluoropropanoate Chemical compound COC(=O)C(F)C(F)F WVSOWYBHFLEGCO-UHFFFAOYSA-N 0.000 description 1
- 125000006606 n-butoxy group Chemical group 0.000 description 1
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000000740 n-pentyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- 229910052757 nitrogen Inorganic materials 0.000 description 1
- 125000001181 organosilyl group Chemical group [SiH3]* 0.000 description 1
- 230000037361 pathway Effects 0.000 description 1
- PNJWIWWMYCMZRO-UHFFFAOYSA-N pent‐4‐en‐2‐one Natural products CC(=O)CC=C PNJWIWWMYCMZRO-UHFFFAOYSA-N 0.000 description 1
- 229910000073 phosphorus hydride Inorganic materials 0.000 description 1
- 229920000642 polymer Polymers 0.000 description 1
- 230000000379 polymerizing effect Effects 0.000 description 1
- 239000011698 potassium fluoride Substances 0.000 description 1
- 235000003270 potassium fluoride Nutrition 0.000 description 1
- 238000002360 preparation method Methods 0.000 description 1
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 150000003254 radicals Chemical class 0.000 description 1
- 230000035484 reaction time Effects 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 229910001220 stainless steel Inorganic materials 0.000 description 1
- 239000010935 stainless steel Substances 0.000 description 1
- 125000001424 substituent group Chemical group 0.000 description 1
- 125000000547 substituted alkyl group Chemical group 0.000 description 1
- 125000004213 tert-butoxy group Chemical group [H]C([H])([H])C(O*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- UFCIDAKTBBVNPQ-UHFFFAOYSA-N tert-butyl 2,3-difluoropropanoate Chemical compound CC(C)(C)OC(=O)C(F)CF UFCIDAKTBBVNPQ-UHFFFAOYSA-N 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- ISXSCDLOGDJUNJ-UHFFFAOYSA-N tert-butyl prop-2-enoate Chemical compound CC(C)(C)OC(=O)C=C ISXSCDLOGDJUNJ-UHFFFAOYSA-N 0.000 description 1
- 125000005922 tert-pentoxy group Chemical group 0.000 description 1
- 125000001973 tert-pentyl group Chemical group [H]C([H])([H])C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 150000003512 tertiary amines Chemical class 0.000 description 1
- JMXKSZRRTHPKDL-UHFFFAOYSA-N titanium ethoxide Chemical compound [Ti+4].CC[O-].CC[O-].CC[O-].CC[O-] JMXKSZRRTHPKDL-UHFFFAOYSA-N 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/347—Preparation of carboxylic acids or their salts, halides or anhydrides by reactions not involving formation of carboxyl groups
- C07C51/36—Preparation of carboxylic acids or their salts, halides or anhydrides by reactions not involving formation of carboxyl groups by hydrogenation of carbon-to-carbon unsaturated bonds
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/347—Preparation of carboxylic acids or their salts, halides or anhydrides by reactions not involving formation of carboxyl groups
- C07C51/363—Preparation of carboxylic acids or their salts, halides or anhydrides by reactions not involving formation of carboxyl groups by introduction of halogen; by substitution of halogen atoms by other halogen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C253/00—Preparation of carboxylic acid nitriles
- C07C253/30—Preparation of carboxylic acid nitriles by reactions not involving the formation of cyano groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C253/00—Preparation of carboxylic acid nitriles
- C07C253/32—Separation; Purification; Stabilisation; Use of additives
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C255/00—Carboxylic acid nitriles
- C07C255/01—Carboxylic acid nitriles having cyano groups bound to acyclic carbon atoms
- C07C255/02—Carboxylic acid nitriles having cyano groups bound to acyclic carbon atoms of an acyclic and saturated carbon skeleton
- C07C255/03—Mononitriles
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C255/00—Carboxylic acid nitriles
- C07C255/01—Carboxylic acid nitriles having cyano groups bound to acyclic carbon atoms
- C07C255/30—Carboxylic acid nitriles having cyano groups bound to acyclic carbon atoms containing cyano groups and singly-bound nitrogen atoms, not being further bound to other hetero atoms, bound to the same unsaturated acyclic carbon skeleton
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/42—Separation; Purification; Stabilisation; Use of additives
- C07C51/50—Use of additives, e.g. for stabilisation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/58—Preparation of carboxylic acid halides
- C07C51/62—Preparation of carboxylic acid halides by reactions not involving the carboxylic acid halide group
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/58—Preparation of carboxylic acid halides
- C07C51/64—Separation; Purification; Stabilisation; Use of additives
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/03—Preparation of carboxylic acid esters by reacting an ester group with a hydroxy group
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/18—Preparation of carboxylic acid esters by conversion of a group containing nitrogen into an ester group
- C07C67/22—Preparation of carboxylic acid esters by conversion of a group containing nitrogen into an ester group from nitriles
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/30—Preparation of carboxylic acid esters by modifying the acid moiety of the ester, such modification not being an introduction of an ester group
- C07C67/307—Preparation of carboxylic acid esters by modifying the acid moiety of the ester, such modification not being an introduction of an ester group by introduction of halogen; by substitution of halogen atoms by other halogen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/48—Separation; Purification; Stabilisation; Use of additives
- C07C67/62—Use of additives, e.g. for stabilisation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/02—Esters of acyclic saturated monocarboxylic acids having the carboxyl group bound to an acyclic carbon atom or to hydrogen
- C07C69/22—Esters of acyclic saturated monocarboxylic acids having the carboxyl group bound to an acyclic carbon atom or to hydrogen having three or more carbon atoms in the acid moiety
- C07C69/24—Esters of acyclic saturated monocarboxylic acids having the carboxyl group bound to an acyclic carbon atom or to hydrogen having three or more carbon atoms in the acid moiety esterified with monohydroxylic compounds
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C53/00—Saturated compounds having only one carboxyl group bound to an acyclic carbon atom or hydrogen
- C07C53/15—Saturated compounds having only one carboxyl group bound to an acyclic carbon atom or hydrogen containing halogen
- C07C53/19—Acids containing three or more carbon atoms
- C07C53/21—Acids containing three or more carbon atoms containing fluorine
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
Un proceso para fluorar una unión doble que comprende: formar una mezcla de reacción que comprende un solvente, un gas de flúor y un compuesto de la fórmula 1**Fórmula** en el que R1 es hidroxi, alcoxi, cloro o -OC(O)CH=CH2 para formar un compuesto de la fórmula 2 en un rendimiento de al menos el 50 %**Fórmula** en el que R2 es hidroxi, alcoxi, cloro o -OC(O)CHFCH2F; y en el que el solvente es un solvente de hidrofluorocarbono seleccionado de entre 2H,3H-decafluoropentano, eicosafluorononano, tetradecafluorohexano, tetradecafluoro-2-metilpentano, octadecafluorooctano, perfluoroheptano, 1,1,1,3,3-pentafluorobutano o una combinación de los mismos.
Description
DESCRIPCIÓN
Fluoración de ésteres de acrilato y derivados
CAMPO DE LA INVENCIÓN
La presente invención se refiere en general a procesos para convertir un éster de acrilato o un derivado del mismo al difluoropropionato correspondiente o un derivado del mismo. El proceso se efectúa, generalmente, utilizando gas de flúor en un solvente de hidrofluorocarbono.
ANTECEDENTES DE LA INVENCIÓN
El potasio (K+) es uno de los cationes intracelulares más abundantes. La homeostasis se mantiene predominantemente a través de la regulación de la excreción renal. Varias condiciones médicas, como la función renal disminuida, la enfermedad génitourinaria, el cáncer, la diabetes mellitus grave, la insuficiencia cardíaca congestiva y/o el tratamiento de estas condiciones pueden llevar o predisponer a los pacientes a la hipercalemia. La hipercalemia puede tratarse con varios polímeros de intercambio de cationes, incluyendo el ácido polifluoroacrílico (polyFAA), como se describe en los documentos WO 2005/097081, WO 2010/022381, WO 2010/022382 y WO 2010/022383.
El ácido polifluoroacrílico se puede preparar mediante la polimerización de ésteres de alfa-fluoroacrilato y sus derivados. Por ejemplo, el documento de los EE.UU. 5.072.030 se refiere a un proceso para la preparación de ácido difluoropropiónico y sus derivados mediante la fluoración de los ácidos acrílicos correspondientes o los derivados de ácidos acrílicos. Si bien hay varios procedimientos conocidos para la fabricación de ácido alfa-fluoroacrílico o monómeros de alfa-fluoroacrilato, muchas de estas vías de síntesis potenciales no son comercialmente razonables debido a la sobrefluoración o los costos de los materiales de partida. Ahora se ha descubierto que ciertas condiciones de proceso para la fluoración directa de un éster de acrilato o un derivado del mismo que utiliza gas de flúor, seguida de la eliminación del fluoruro de hidrógeno, proporciona el ácido alfa-fluoroacrílico o el monómero alfa-fluoroacrílico deseado de una manera comercialmente eficiente y costo efectiva.
RESUMEN DE LA INVENCIÓN
La presente invención proporciona un proceso de fluoración de ésteres de acrilato o un derivado de los mismos para formar un ácido difluoropropiónico o un derivado del mismo, como se define en las reivindicaciones.
Uno de los muchos aspectos de la invención es un proceso para fluorar una unión doble que comprende formar una mezcla de reacción que comprende un solvente de hidrofluorocarbono, gas de flúor y un compuesto de la fórmula 1.

para formar un compuesto de la fórmula 2 en un rendimiento de al menos el 50 %

en el que R1 es hidroxi, alcoxi, cloro o -OC(O)CH=CH2 y R2 es hidroxi, alcoxi, cloro o -OC(O)CHFCH2F; y en el que el solvente es un solvente de hidrofluorocarbono seleccionado de entre 2H,3H-decafluoropentano, eicosafluorononano, tetradecafluorohexano, tetradecafluoro-2-metilpentano, octadecafluorooctano, perfluoroheptano, 1,1,1,3,3-pentafluorobutano o una combinación de los mismos.
DESCRIPCIÓN DE LAS REALIZACIONES PREFERIDAS
La fluoración puede ser difícil de controlar y puede resultar fácilmente en productos que están sobrefluorados. Por lo tanto, a fin de maximizar el rendimiento del producto deseado y minimizar las reacciones secundarias, se ha descubierto que el solvente, la temperatura de reacción y los aditivos son significativos. Se ha descubierto que la fluoración de una unión doble (por ejemplo, en compuestos como los ésteres de acrilato o sus derivados), seguida de la eliminación del fluoruro de hidrógeno es un proceso comercialmente viable para producir ésteres de alfafluorocrilatos.
El proceso de fluorar una unión doble comprende formar una mezcla de reacción que comprende un solvente de hidrofluorocarbono, un gas de flúor y un compuesto que comprende una unión doble. El compuesto que comprende una unión doble puede ser un compuesto de la fórmula 1.

en la que R1 es hidroxi, alcoxi, cloro o -OC(O)CH=CH2. El proceso de fluoración produce el compuesto de la fórmula 2 como producto.

en la que R2 es hidroxi, alcoxi, cloro o -OC(O)CHFCH2F.
R1 y R2 incluyen, entre otros, hidroxi, alcoxi, como metoxi, etoxi, propoxi, 2-propoxi, n-butoxi, iso-butoxi, sec-butoxi, tert-butoxi, n-pentoxi, iso-pentoxi, sec-pentoxi o tert-pentoxi, o cloro. Preferentemente, R1 y R2 son metoxi, R1 y R2 son hidroxi o R1 y R2 son cloro.
La mezcla de reacción también comprende gas de flúor. El gas de flúor en general se utiliza en una mezcla con un gas inerte. Los ejemplos de dichos gases inertes son nitrógeno y helio. La mezcla de gas de flúor/inerte puede contener de 1 a 50 mol% de flúor; se prefiere alrededor del 20 a aproximadamente el 30 mol% de flúor.
La mezcla de reacción también comprende un solvente de hidrofluorocarbono. El solvente de hidrofluorocarbono se selecciona de entre 2H,3H-decafluoropentano, eicosafluorononano, tetradecafluorohexano, tetradecafluoro-2-metilpentano, octadecafluorooctano, perfluoroheptano, 1,1,1,3,3-pentafluorobutano o una combinación de los mismos. Preferentemente, el solvente comprende 2H,3H-decafluoropentano.
El punto de fusión de la mezcla de reacción es inferior a alrededor de -20 °C, preferentemente inferior a alrededor de -40 °C.
El punto de ebullición de la mezcla de reacción puede ser de más de alrededor del 30 °C. Cuando el solvente del hidrofluorocarbono presenta un punto de fusión superior a la temperatura de reacción deseada (por ejemplo, -40 o -20 °C), otro agente puede adicionarse a fin de reducir el punto de fusión de la mezcla de reacción hasta la temperatura deseada. Por ejemplo, el diclorometano o alcoholes tales como el metanol o el etanol y similares pueden adicionarse a la mezcla de reacción para reducir el punto de fusión de la mezcla de reacción.
También, la mezcla de reacción puede comprender adicionalmente un aditivo de fluoración. Este aditivo de fluoración puede comprender un alcohol, un ácido o una combinación de los mismos. Cuando el aditivo de fluoración comprende un alcohol, el alcohol comprende etanol, metanol, trifluoroetanol o una combinación de los mismos. Cuando el aditivo de fluoración comprende un ácido, el ácido comprende ácido tríflico, ácido trifluoroacético, ácido sulfúrico, ácido
fórmico, ácido acético o una combinación de los mismos.
Además, la mezcla de reacción puede comprender un depurador de flioruro de hidrógeno (HF). El depurador de HF comprende fluoruro de sodio, fluoruro de potasio, fluoruro de cesio, fluoruro de calcio, óxido de calcio, óxido de magnesio, óxido de aluminio o una combinación de los mismos. Preferentemente, el depurador de HF comprende fluoruro de sodio.
La velocidad de flujo de la introducción del flúor elemental puede ser de 0,2 a 8,3 mmol/min, dependiendo de la escala de reacción. La velocidad y el tiempo de reacción se seleccionan para maximizar la conversión de (i) el compuesto de la fórmula 1 al compuesto de la fórmula 2, mientras se minimizan las reacciones secundarias, particularmente las reacciones secundarias que producen compuestos sobrefluorados.
La mezcla de reacción puede contener al menos alrededor de 1 kg, al menos alrededor de 5 kg, al menos alrededor de 10 kg o más del compuesto de la fórmula 1.
La temperatura de reacción del proceso es de alrededor de -80 a aproximadamente -20 °C. Preferentemente, la temperatura de reacción es de alrededor de -80 a aproximadamente -60 °C.
El proceso de fluoración también puede efectuarse utilizando un reactor de fluoración continua. En general, un reactor adecuado incluirá un punto de entrada para el gas de flúor, así como también un aparato de control de temperatura. El reactor puede presentar un tamaño adecuado para la escala de reacción de fluoración continua iniciada. Un micro reactor adecuado se muestra en Chambers, R.C. Y col., “Microreactors for elemental fluorine,” Chem. Commun, 1999, 883-884, y el diseño de dicho reactor no se considera fuera de la habilidad de una persona con una habilidad ordinaria en la materia. El reactor se puede hacer de un material que no reaccione con los ácidos, el gas de flúor y otros materiales corrosivos. Por ejemplo, pueden hacerse de acero inoxidable, Monel, Hasteloy y similares.
Al llevar a cabo el proceso descrito en esta invención utilizando un reactor de fluoración continua, un compuesto de la fórmula 1 (por ejemplo, acrilato de metilo) se disuelve en un solvente (por ejemplo, 2H,3H-decafluoropentano) en una concentración de alrededor del 2 a aproximadamente el 20 % en peso. Esta solución se bombea a través del reactor a una velocidad de infusión de alrededor de 0,2 mL/minuto a aproximadamente 2 mL/minuto. Cuando la reacción se está llevando a cabo, el reactor se coloca sobre una superficie que puede reducirse en temperatura, de modo tal que el reactor se encuentre a una temperatura desde alrededor de 25 hasta aproximadamente -80 °C. El proceso puede enfriarse hasta alrededor de -15 °C. Al mismo tiempo, el gas de flúor se pasa a través del reactor a una velocidad de flujo de gas desde alrededor de 0,2 hasta aproximadamente 2 mmol/minuto. El compuesto de la fórmula 1 y el gas de flúor se mezclan dentro del reactor, y el producto que contiene el compuesto de la fórmula 2 se recolecta en un frasco receptor que se encuentra a alrededor de 25 hasta aproximadamente -80 °C, preferentemente, a alrededor de -78 °C. El gas de flúor puede diluirse antes de la adición al reactor de fluoración a alrededor del 1 % de gas de flúor en helio hasta aproximadamente el 20 % de gas de flúor en helio.
El tiempo de residencia de los reactantes en el reactor de fluoración continua puede ser desde alrededor de 1 milisegundo a alrededor de 30 minutos. El tiempo medio de residencia es preferentemente desde alrededor de 0,5 segundos a aproximadamente de 1 minuto, o más preferentemente desde alrededor de 1 segundo a aproximadamente 10 segundos.
Sin limitarse a la teoría, se cree que el reactor de fluoración continua proporciona un tiempo de contacto más breve entre el compuesto de la fórmula 1 y el gas de flúor y, por consiguiente, reduce la sobrefluoración de los compuestos de la fórmula 2 (por ejemplo, los productos de fluoración).
Una vez que la mezcla ha reaccionado en la medida posible para maximizar el contenido del ácido difluoropropiónico o sus derivados, se puede efectuar una reacción de esterificación o transesterificación. Cuando se forman los derivados de la fórmula 2 que presentan R1 de hidroxi o cloro, se efectúa una reacción de esterificación. Cuando se forman los derivados de la fórmula 2 que presentan R1 de alcoxi, puede efectuarse una reacción de transesterificación. Cada una de las reacciones puede producir el difluoropropanoato de alquilo deseado al poner en contacto el compuesto de la fórmula 2 con alcohol y un catalizador. Por ejemplo, cuando se desea el metil difluoropropanoato, el metanol se utiliza como el alcohol.
El catalizador para la transesterificación puede ser un ácido o una base. Cuando el catalizador de la transesterificación es un ácido, puede ser un ácido de Bronsted o un ácido de Lewis. Los ácidos de Bronsted adecuados incluyen, entre otros, el ácido toluenosulfónico (TsOH), el ácido sulfúrico, el ácido hidroclórico, el ácido fosfórico, el ácido acético, el ácido fórmico, el ácido tríflico, el ácido trifluoroacético o sus combinaciones. Los ácidos de Lewis adecuados incluyen,
entre otros, tribromuro de boro, óxido de aluminio, tetraetóxido de titanio o sus combinaciones.
Cuando el catalizador para la transesterificación es una base, puede ser, por ejemplo, dimetilaminopiridina (DMAP), dietilhidroxiamina, trietilamina, N, N-diisopropiletilamina (base de Hunig), piridina, 1,8-diazabiciclo[5,4,0]undec-7-eno (DBU), 1,4- diazabiciclo[2,2,2]octano (DABCO) o una combinación de los mismos. Preferentemente, la base es dimetilaminopiridina.
Después de la reacción de esterificación o transesterificación, la mezcla de reacción puede contener 50, 55, 60 mol% o más de la fórmula 2 (en la que R2 es metoxi) en base al número de moles de la fórmula 1 adicionada a la mezcla de reacción.
Al usar el reactor de fluoración continua, después de la reacción de esterificación o transesterificación, la mezcla de reacción puede contener 50, 55, 60 mol% o más de la fórmula 2 (en la que R2 es metoxi) en base al número de moles de la fórmula 1 adicionada a la mezcla de reacción.
La conversión del ácido 2,3-difluoropropiónico o un derivado del mismo a un éster de a-fluoroacrilato o un derivado del mismo puede lograrse mediante la eliminación del HF mediante la adición de una base. Las bases ejemplares incluyen aminas orgánicas como las aminas terciarias (por ejemplo, dimetilanilina, trimetilamina, 1,5-diazabiciclo[4,3,0]non-5-eno (DBN) y 1,8-diazabiciclo[5,4,0]undec-7-eno (DBU)), alcóxidos, alcalis o hidróxidos alcalinos-tierra o una combinación de los mismos.
Para la eliminación de HF, se utiliza una base estoquiométricamente equivalente por mole de un compuesto de la Fórmula 2. Típicamente, para la eliminación de HF se utilizan equivalentes de base de 0,8 a 1,2.
La eliminación del HF puede llevarse a cabo, por ejemplo, a temperaturas de reacción desde alrededor de -78 hasta aproximadamente 180 °C; preferentemente desde alrededor de -20 hasta aproximadamente 55 °C. Como solventes para la eliminación de la reacción de HF pueden utilizarse éteres, hidrocarburos halogenados y solventes aromáticos. A menos que se indique lo contrario, el término “alcoxi”, como se usa en esta invención, solo o como parte de otro grupo, denota un radical -OX, en el que X es como se define en conexión con el término “alquilo”. Los residuos alcoxi ejemplares incluyen metoxi, etoxi, propoxi o 2-propoxi, n-, iso- o tert-butoxi.
El grupo alquilo, como se describe en esta invención, es un radical de hidrocarburo monovalente saturado lineal opcionalmente sustituido que contiene de uno a veinte átomos de carbono y, preferentemente, de uno a doce átomos de carbono, o un radical de hidrocarburo monovalente saturado ramificado opcionalmente sustituido que contiene de tres a veinte átomos de carbono y, preferentemente, de tres a ocho átomos de carbono. Los ejemplos de grupos alquilo sin sustituir incluyen metil, etil n-propil, i-propil, n-butil, i-butil, s-butil, t-butil, n-pentil, i-pentil, s-pentil, t-pentil.
El término “sustituido”, como en “alquilo sustituido” significa que en el grupo en cuestión (es decir, el alquilo u otro grupo que siga al término), al menos un átomo de hidrógeno unido a un átomo de carbono se reemplaza con uno o más grupos sustituyentes, por ejemplo, un hidroxi (-OH), alquiltio, fosfina, amida (-CON(R a )(R b ), en el qu E R a y R b son independientemente hidrógeno, alquilo o arilo), amino (-N(R a )(R b ), en el que R a y R b son independientemente hidrógeno, alquilo o arilo), halo (fluoro, cloro, bromo o yodo), sililo, nitro (-NO2), un éter (-OR a en el que R a es alquilo o arilo), un éster (-OC(O)R a en el que R a es alquilo o arilo), ceto (-C(O)R a en el que R a es alquilo o arilo), heterociclo. Cuando el término “sustituido” introduce una lista de posibles grupos sustituidos, se pretende que el término se aplique a cada miembro de ese grupo.
EJEMPLOS
Los siguientes ejemplos no limitantes se proporcionan para ilustrar adicionalmente la presente invención.
Procedimiento general para la fluoración del acrilato de metilo. La línea de flúor establecida se describió en Organic Synthesis, Coll. Vol. 8, páginas 286-295 (1993), por Teruo Umemoto, Kyoichi Tomita y Kosuke Kawada. Todo el trabajo se realizó en una campana de extracción eficiente con un detector de gas de flúor en la campana. Un cilindro de 20 % de flúor premezclado en helio se obtuvo de Matheson Tri-gas, Inc. La reacción se monitoreó por GC/MS en una columna DB-5.
Ejemplo 1: Procedimiento general para la síntesis de metil 2,3-difluoropropanoato (B)
Un frasco de reacción de base redonda de 100 mL se cargó con acrilato de metilo y solvente. El sistema se purgó con helio. La reacción se enfrió a -78 °C en un baño de hielo seco/acetona. Una corriente lenta del 20 % de flúor en helio
se introdujo a la parte inferior del frasco bajo una agitación vigorosa. La velocidad del flujo se ajustó a 47,2 mL/min (0,39 mmol/min) y se mantuvo a esta velocidad, con la reacción a -78 °C durante 2 horas. Después, la reacción se purgó con helio y se calentó hasta alcanzar la temperatura ambiente. Se eliminó el solvente. Para analizar la reacción se utilizó GC/MS. Al asumir el mismo factor de respuesta para cada compuesto, la mezcla de producto contenía 46,8 % en peso del producto deseado, metil 2,3-difluoropropanoato (B), junto con 4,5 % en peso de material de partida (A), 13,8 % en peso de metil 2,3,3-trifluoropropanoato (D), 11,7 % en peso de fluorometil 2,3,3-trifluoropropanoato (E) y 23,2 % en peso de fluorometil 2,3- difluoropropanoato (C).

Tabla 1. Condiciones experimentales utilizando diferentes solventes, temperaturas y concentraciones de flúor; (c) significa “com aración".

Tabla 2. Resultados de la utilización de diferentes solventes, temperaturas y concentraciones de flúor; (c) significa “comparación”.

(continuación)

Tabla 3. Condiciones experimentales utilizando diferentes aditivos y combinaciones de solventes Todas las reacciones se realizaron a -78 °C utilizando 20 % de flúor en helio.

Tabla 4. Resultados de diferentes aditivos combinaciones de solventes

(continuación)

Ejemplo 2: Síntesis de 2,3-ácido difluoropropiónico (G)
A una solución de ácido acrílico en 2H,3H-decafluoropentano se adicionó fluoruro de sodio como depurador de HF. La suspensión se enfrió a -78 °C bajo agitación vigorosa. El flúor se introdujo a la mezcla bajo las mismas condiciones que en el ejemplo 1. Después de la reacción, la mezcla se filtró y analizó mediante GC/MS.

Ejemplo 3: Síntesis de metil 2,3-difluoropropanoato (B) vía cloruro de acriloilo.
A una solución de cloruro de acriloilo en 2H,3H-decafluoropentano se adicionó fluoruro de sodio como depurador de HF. La suspensión se enfrió a -78 °C bajo agitación vigorosa. El flúor se introdujo a la mezcla bajo las mismas condiciones que se describieron en el ejemplo 1. Después de la reacción, la mezcla se filtró. Al filtrado, se adicionó carbonato de sodio (Na2CO3), seguido de metanol a 0-4 °C. La reacción se agitó a temperatura ambiente durante 2 horas. La mezcla se filtró y analizó mediante GC/MS.

Ejemplo 4: Síntesis de 2,3-difluoropropanonitrilo (L) (ejemplo de referencia)
Una solución de acrilonitrilo en 2H,3H-decafluoropentano se enfrió hasta alcanzar -78 °C. El flúor se introdujo a la mezcla bajo las mismas condiciones que se describieron en el ejemplo 1. Después de eliminar el solvente, la mezcla se analizó mediante GC/MS.
Tabla 5. Condiciones experimentales de los ejemplos 2-4
Todas las reacciones se realizaron a -78 °C utilizando 20 % de flúor en helio.

Tabla 6. Resultado l if r n m ri l ri

Ejemplo 5: Transesterificación
A una solución de 2 mL de mezcla de reacción de fluoración se adicionó metanol y un catalizador. La reacción se agitó a temperatura ambiente durante 48 horas y se analizó mediante GC/MS.


(continuación)

A una solución de 2 mL de mezcla de reacción de fluoración directa se adicionó ROH o metanol y un catalizador. La reacción se agitó a temperatura ambiente durante 24 horas y se analizó mediante GC/MS.

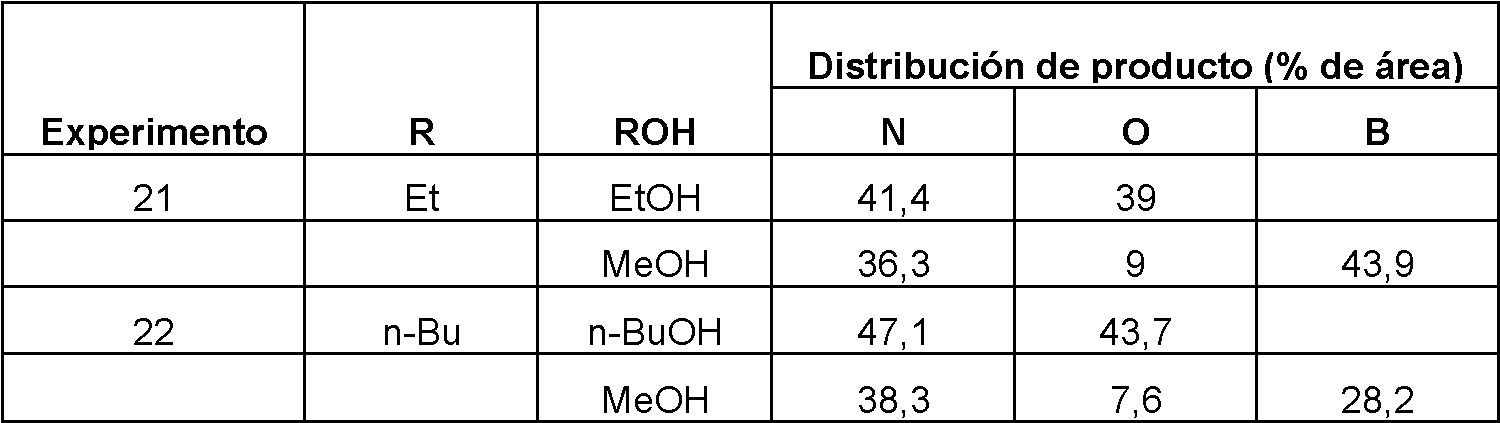
Ejemplo 6: Síntesis de metil 2,3-difluoropropanoato

El acrilato de etil (2 mL) se mezcló con 50 mL de 2H,3H-decafluoropentano y se enfrió en un baño de isopropanol/hielo seco (-78 °C). La solución se trató con flúor (20 % en helio) a una velocidad de flujo de flúor de 0,1 pies cúbicos estándares por hora (SCFH) durante 120 minutos. El éster de producto sobrefluorado se transesterificó mediante la adición de metanol o etanol y DMAP. La conversión fue de aproximadamente el 60 %. El éster de difluoro etilo y el
éster de difluoro metilo se observaron mediante Cromatografía de gases/Espectrometría de masas (GC/MS).
Ejemplo 7: Síntesis de n-butil 2,3-difluoropropanoato

El n-butil acrilato (2 mL) se mezclo con 50 mL de 2H,3H-decafluoropentano y se enfrio en un baño de isopropanol/hielo seco (-78 °C). La solución se trató con flúor (20 % en helio) a una velocidad de flujo de flúor de 0,1 SCFH durante 120 minutos. El producto sobrefluorado se transesterificó mediante la adición de metanol y DMAP. La conversión fue de aproximadamente 40 %. Se detectó n-butil 2,3-difluoropropanoato mediante GC/MS.
Ejemplo 8: Síntesis de metil 2,3-difluoropropanoato vía t-butil 2,3-difluoropropanoato

El t-butil acrilato (2 mL) se mezcló con 50 mL de 2H,3H-decafluoropentano y se enfrió en un baño de isoproanol/hielo seco (-78 °C). La solución se trató con flúor (20 % en helio) a una velocidad de flujo de flúor de 0,1 SCFH durante 120 minutos. El éster de producto sobrefluorado se transesterificó mediante la adición de metanol y DMAP. El análisis de Cromatografía de gases/Espectrometría de masas (GC/MS) mostró que el material de partida se consumió en su mayoría. La mezcla estaba menos limpia que el acrilato de metilo, pero se detectó el producto deseado (metil 2,3-difluoropropanoato).
Ejemplo 9: Proceso de fluoración continua
El proceso de fluoración continua se probó utilizando un micro reactor utilizando un diseño similar al de Chambers, R.C. y col., “Microreactors for elemental fluorine,” Chem. Commun., 1999, 883-884. La solución de acrilato de metilo se colocó en una jeringa de 20 mL, y la solución se bombeó lentamente dentro del reactor utilizando una bomba de jeringa a una velocidad de adición definida. El tubo para el gas de flúor se conectó a una configuración de tubo múltiple resistente a la corrosión por medio del gas de flúor. El tubo múltiple también permite una dilución adicional del gas de flúor con helio. El flúor se suministró como una mezcla del 20 % en helio. La corriente de salida desde el reactor se transfirió a un frasco de base redonda enfriada a -78 °C utilizando un baño de isopropanol/hielo seco. Había una salida desde el frasco de base redonda que transfería la atmósfera de reacción a través de un tubo que contiene Alúmina. El acrilato de metilo (1 mL) se disolvió en 2H,3H-decafluoropentano (20 mL) y se bombeó lentamente a 0,7 mL/minuto a través del reactor. El reactor se colocó en una superficie fría con una temperatura de -15 °C. Simultáneamente, el gas de flúor se pasó a través del reactor a una velocidad de 0,78 mmol/minuto. Las dos corrientes se mezclaron dentro del reactor, reaccionaron y fueron recolectadas en un frasco receptor. A continuación, se las enfrió a -78 °C. El análisis de GC/MS mostró el producto deseado como los picos principales (7,6 y 7,9 min) como los ésteres de metilo y fluorometilo. La conversión del reactante fue de aproximadamente el 90 %.
En vista de lo antedicho, se observará que varios objetos de la invención se logran y se alcanzan otros resultados ventajosos.
Claims (12)
1. Un proceso para fluorar una unión doble que comprende:
formar una mezcla de reacción que comprende un solvente, un gas de flúor y un compuesto de la fórmula 1

en el que R1 es hidroxi, alcoxi, cloro o -OC(O)CH=CH2 para formar un compuesto de la fórmula 2 en un rendimiento de al menos el 50 %

en el que R2 es hidroxi, alcoxi, cloro o -OC(O)CHFCH2F; y
en el que el solvente es un solvente de hidrofluorocarbono seleccionado de entre 2H,3H-decafluoropentano, eicosafluorononano, tetradecafluorohexano, tetradecafluoro-2-metilpentano, octadecafluorooctano, perfluoroheptano, I , 1,1,3,3-pentafluorobutano o una combinación de los mismos.
2. El proceso de la reivindicación 1, en el que R1 es metoxi.
3. El proceso de la reivindicación 1, en el que R1 es hidroxi.
4. El proceso de la reivindicación 1, en el que R1 es cloro.
5. El proceso de cualquiera de las reivindicaciones 1 a 4 en el que R2 es metoxi.
6. El proceso de cualquiera de las reivindicaciones 1 a 5 en el que el solvente de hidrofluorocarbono presenta un punto de fusión inferior a -20 °C y un punto de ebullición superior a 30 °C.
7. El proceso de la reivindicación 1, en el que el solvente de hidrofluorocarbono es 2H,3H-decafluoropentano.
8. El proceso de cualquiera de las reivindicaciones 1 a 7 en el que la mezcla de reacción presenta una temperatura de -80 a -20 °C.
9. El proceso de cualquiera de las reivindicaciones 1 a 8 en el que la mezcla de reacción además comprende un aditivo de fluoración y este último es un alcohol, un ácido o una combinación de los mismos.
10. El proceso de la reivindicación 9, en el que el aditivo de fluoración es el alcohol, y el alcohol comprende etanol, metanol, trifluoroetanol o una combinación de los mismos o el aditivo de fluoración es el ácido, y el ácido comprende ácido tríflico, ácido trifluoroacético, ácido sulfúrico, ácido fórmico, ácido acético o una combinación de los mismos.
I I . El proceso de cualquiera de las reivindicaciones 1 a 10 donde el proceso es un proceso continuo y la velocidad de infusión del compuesto de la fórmula 1 es de 0,2 a 2 mL/minuto.
12. El proceso de cualquiera de las reivindicaciones 1 a 11 en el que la mezcla de reacción contiene al menos el 55 % de la fórmula 2 en base al número de moles de la fórmula 1 adicionado a la mezcla de reacción.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201161501567P | 2011-06-27 | 2011-06-27 | |
| PCT/US2012/044455 WO2013003495A2 (en) | 2011-06-27 | 2012-06-27 | Fluorination of acrylate esters and derivatives |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2758708T3 true ES2758708T3 (es) | 2020-05-06 |
Family
ID=46466951
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES12733378T Active ES2758708T3 (es) | 2011-06-27 | 2012-06-27 | Fluoración de ésteres de acrilato y derivados |
Country Status (7)
| Country | Link |
|---|---|
| US (6) | US9061990B2 (es) |
| EP (2) | EP2723708B1 (es) |
| CN (4) | CN108276277A (es) |
| ES (1) | ES2758708T3 (es) |
| RU (3) | RU2619108C2 (es) |
| WO (1) | WO2013003495A2 (es) |
| ZA (1) | ZA201400087B (es) |
Families Citing this family (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN108276277A (zh) | 2011-06-27 | 2018-07-13 | 瑞立普萨公司 | 丙烯酸酯及衍生物的氟化 |
| ES3059226T3 (en) | 2012-10-08 | 2026-03-19 | Vifor Int Ltd | Potassium-binding agents for treating hypertension and hyperkalemia |
| CN112004792B (zh) * | 2018-03-30 | 2023-05-12 | 大金工业株式会社 | 氟化有机化合物的制造方法 |
| KR20220041173A (ko) * | 2019-08-22 | 2022-03-31 | 푸젠 융징 테크놀로지 컴퍼니 리미티드 | 직접 플루오르화에 의해 무기 또는 유기 화합물을 플루오르화하는 공법 |
| WO2021031431A1 (en) * | 2019-08-22 | 2021-02-25 | Fujian Yongjing Technology Co., Ltd | Process for preparing fluorobenzene by direct fluorination |
| CN111116362B (zh) * | 2019-12-26 | 2022-08-23 | 洛阳森蓝化工材料科技有限公司 | 一种2-氟丙烯酸甲酯的制备方法 |
| CN110937983A (zh) * | 2019-12-27 | 2020-03-31 | 大连奇凯医药科技有限公司 | 以六氟苯为溶剂生产三氯甲氧基苯的方法 |
| JP7711523B2 (ja) * | 2021-09-22 | 2025-07-23 | 日本ゼオン株式会社 | α,β-ジハロゲノプロピオン酸フルオロアルキルエステルの製造方法 |
| JPWO2024111485A1 (es) * | 2022-11-21 | 2024-05-30 | ||
| WO2025132814A1 (en) | 2023-12-21 | 2025-06-26 | Vifor (International) Ag | Novel synthesis of methyl-2-fluoroacrylate |
Family Cites Families (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3245959A (en) * | 1962-04-04 | 1966-04-12 | Socony Mobil Oil Co Inc | Catalytic copolyesterification |
| DE3904707A1 (de) * | 1989-02-16 | 1990-08-23 | Bayer Ag | Verfahren zur fluorierung von acrylsaeure und derivaten davon sowie neue fluorierte ester der 2,3-difluorpropionsaeure |
| DE4309276A1 (de) | 1993-03-23 | 1994-09-29 | Hoechst Ag | Verfahren zur selektiven Fluorierung von funktionellen organischen Verbindungen mittels Kobalttrifluorid |
| JP2000007593A (ja) | 1998-06-24 | 2000-01-11 | Asahi Glass Co Ltd | ペルフルオロ(n−ペンタン)の製造方法 |
| FR2812632B1 (fr) | 2000-08-07 | 2003-03-07 | Solvay | Procede pour la synthese de composes fluoroorganiques |
| US6720464B2 (en) | 2000-08-30 | 2004-04-13 | Showa Denko K.K. | Production and use of octafluoropropane |
| KR101153035B1 (ko) | 2004-03-30 | 2012-06-11 | 리립사, 인크. | 이온 결합 조성물 |
| US7683222B2 (en) * | 2004-10-06 | 2010-03-23 | Fujifilm Corporation | Method of producing a fluorine-containing compound |
| CA2628463C (en) | 2005-11-03 | 2014-07-08 | Honeywell International Inc. | Method for producing fluorinated organic compounds |
| JP5118645B2 (ja) * | 2005-11-03 | 2013-01-16 | ハネウェル・インターナショナル・インコーポレーテッド | フッ素化有機化合物を製造するための方法 |
| WO2010022381A1 (en) | 2008-08-22 | 2010-02-25 | Relypsa, Inc. | Treating hyperkalemia with crosslinked cation exchange polymers of improved physical properties |
| US20100111892A1 (en) | 2008-08-22 | 2010-05-06 | Relypsa, Inc. | Crosslinked polyfluoroacrylic acid and processes for the preparation thereof |
| EP4201408B1 (en) | 2008-08-22 | 2025-06-25 | Vifor (International) Ltd. | Crosslinked cation exchange polymers, compositions and use in treating hyperkalemia |
| CN108276277A (zh) * | 2011-06-27 | 2018-07-13 | 瑞立普萨公司 | 丙烯酸酯及衍生物的氟化 |
-
2012
- 2012-06-27 CN CN201810225226.XA patent/CN108276277A/zh active Pending
- 2012-06-27 RU RU2014102353A patent/RU2619108C2/ru active
- 2012-06-27 ES ES12733378T patent/ES2758708T3/es active Active
- 2012-06-27 CN CN201510372420.7A patent/CN105001120B/zh not_active Expired - Fee Related
- 2012-06-27 CN CN201810710483.2A patent/CN108658768A/zh active Pending
- 2012-06-27 EP EP12733378.9A patent/EP2723708B1/en active Active
- 2012-06-27 US US14/128,899 patent/US9061990B2/en active Active
- 2012-06-27 EP EP19195092.2A patent/EP3653597A1/en not_active Withdrawn
- 2012-06-27 RU RU2017108595A patent/RU2662159C1/ru active
- 2012-06-27 WO PCT/US2012/044455 patent/WO2013003495A2/en not_active Ceased
- 2012-06-27 CN CN201280038805.4A patent/CN103717567A/zh active Pending
-
2014
- 2014-01-06 ZA ZA2014/00087A patent/ZA201400087B/en unknown
-
2015
- 2015-06-17 US US14/742,381 patent/US9464040B2/en active Active
-
2016
- 2016-10-06 US US15/287,105 patent/US9738584B2/en active Active
-
2017
- 2017-08-18 US US15/680,325 patent/US10138198B2/en active Active
-
2018
- 2018-07-06 RU RU2018124808A patent/RU2697581C1/ru active
- 2018-11-26 US US16/199,967 patent/US10584089B2/en active Active
-
2020
- 2020-03-09 US US16/813,328 patent/US10766845B2/en active Active
Also Published As
| Publication number | Publication date |
|---|---|
| RU2619108C2 (ru) | 2017-05-12 |
| CN105001120B (zh) | 2018-04-13 |
| WO2013003495A3 (en) | 2013-05-10 |
| CN105001120A (zh) | 2015-10-28 |
| WO2013003495A2 (en) | 2013-01-03 |
| EP2723708A2 (en) | 2014-04-30 |
| RU2662159C1 (ru) | 2018-07-24 |
| US10584089B2 (en) | 2020-03-10 |
| US20150284319A1 (en) | 2015-10-08 |
| US20140221681A1 (en) | 2014-08-07 |
| US20190161428A1 (en) | 2019-05-30 |
| ZA201400087B (en) | 2021-08-25 |
| US20200031752A9 (en) | 2020-01-30 |
| US20200207694A1 (en) | 2020-07-02 |
| US20170036985A1 (en) | 2017-02-09 |
| EP2723708B1 (en) | 2019-09-04 |
| US9738584B2 (en) | 2017-08-22 |
| US9464040B2 (en) | 2016-10-11 |
| RU2697581C1 (ru) | 2019-08-15 |
| CN103717567A (zh) | 2014-04-09 |
| EP3653597A1 (en) | 2020-05-20 |
| US10138198B2 (en) | 2018-11-27 |
| RU2014102353A (ru) | 2015-08-10 |
| US9061990B2 (en) | 2015-06-23 |
| US20180099918A1 (en) | 2018-04-12 |
| US10766845B2 (en) | 2020-09-08 |
| CN108276277A (zh) | 2018-07-13 |
| CN108658768A (zh) | 2018-10-16 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US10766845B2 (en) | Fluorination of acrylate esters and derivatives | |
| RU2285686C2 (ru) | Получение фторсодержащих соединений | |
| TW201119997A (en) | Method for the manufacture of fluorinated ethylene carbonates | |
| ES2337553T3 (es) | Procedimiento para la preparacion de cetonas fluoradas. | |
| JP5338138B2 (ja) | ハロゲン化α−フルオロエーテル類の製造方法 | |
| KR20140004228A (ko) | 플루오르화된 유기 화합물의 제조방법 | |
| CN101302207B (zh) | 3-ο-烷基-5,6-ο-(1-甲基乙叉基)-l-抗坏血酸的制造方法以及5,6-ο-(1-甲基乙叉基)-l-抗坏血酸的制造方法 | |
| EP2727905A1 (en) | Process for producing fluorosulfuric acid aromatic-ring esters | |
| KR101832238B1 (ko) | 신규한 설포닐옥시메틸포스포네이트 유도체 및 이를 이용한 다이아이소프로필 ((1-(트리틸옥시메틸)-사이클로프로필)옥시)메틸 포스포네이트의 제조방법 | |
| Haswell et al. | Deoxygenative perfluoroalkylthiolation of carboxylic acids with benzothiazolium reagents | |
| RU2656210C1 (ru) | Способ получения 2-(фторметокси)-1,1,1,3,3,3-гексафторизопропана (севофлурана) | |
| EP2464619A1 (en) | Process for the manufacture of sevoflurane | |
| Epifanov | Studies on One-pot Sulfuryl Fluoride-Mediated Transformations of Aliphatic Alcohols | |
| JP7635440B2 (ja) | 2-ヒドロキシ-2-(パーフルオロアルキル)マロン酸エステル誘導体の製造方法、並びに2-(トリメチルシリルオキシ)-2-(パーフルオロアルキル)マロン酸エステル誘導体及び5-ヒドロキシ-5-(パーフルオロアルキル)ピリミジン-2,4,6(1h,3h,5h)-トリオンとそれらの製造方法 | |
| JPH0725708B2 (ja) | パーフルオロアルキルブロミドの合成 | |
| Fukushi et al. | Lewis Acid-Catalyzed Selective Mono-fluorination of Malonates Using Me-NFSI | |
| JP2020015686A (ja) | トルバプタン、その塩またはそれらの溶媒和物の製造方法 | |
| EA043098B1 (ru) | Замещенные хинолинилциклогексилпропанамидные соединения и улучшенные способы их получения | |
| BR112019027156B1 (pt) | Métodos melhorados para preparação de compostos de quinolinilciclo-hexilpropanamida substituídos | |
| JP2005298378A (ja) | 1,3−ジアダマンチルエステル類の製造方法 | |
| WO2006103986A1 (ja) | 光学活性なフルオロプロリン誘導体の製造方法 |