ES2765646T3 - Derivados de aminohidrotiazina fusionada con tetrahidrofurano que son útiles en el tratamiento de la enfermedad de alzheimer - Google Patents
Derivados de aminohidrotiazina fusionada con tetrahidrofurano que son útiles en el tratamiento de la enfermedad de alzheimer Download PDFInfo
- Publication number
- ES2765646T3 ES2765646T3 ES16719728T ES16719728T ES2765646T3 ES 2765646 T3 ES2765646 T3 ES 2765646T3 ES 16719728 T ES16719728 T ES 16719728T ES 16719728 T ES16719728 T ES 16719728T ES 2765646 T3 ES2765646 T3 ES 2765646T3
- Authority
- ES
- Spain
- Prior art keywords
- added
- compound
- mmol
- scheme
- stirred
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 *[C@@]1([C@@](C(*)=O)OC2)[C@@]2(c(cc(*)cc2)c2F)N=I(NC(C2=CC=CC=C=C2)=O)SC1 Chemical compound *[C@@]1([C@@](C(*)=O)OC2)[C@@]2(c(cc(*)cc2)c2F)N=I(NC(C2=CC=CC=C=C2)=O)SC1 0.000 description 4
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D513/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00
- C07D513/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00 in which the condensed system contains two hetero rings
- C07D513/04—Ortho-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/54—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame
- A61K31/542—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame ortho- or peri-condensed with heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C309/00—Sulfonic acids; Halides, esters, or anhydrides thereof
- C07C309/01—Sulfonic acids
- C07C309/02—Sulfonic acids having sulfo groups bound to acyclic carbon atoms
- C07C309/03—Sulfonic acids having sulfo groups bound to acyclic carbon atoms of an acyclic saturated carbon skeleton
- C07C309/04—Sulfonic acids having sulfo groups bound to acyclic carbon atoms of an acyclic saturated carbon skeleton containing only one sulfo group
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C309/00—Sulfonic acids; Halides, esters, or anhydrides thereof
- C07C309/01—Sulfonic acids
- C07C309/28—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton
- C07C309/29—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton of non-condensed six-membered aromatic rings
- C07C309/30—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton of non-condensed six-membered aromatic rings of six-membered aromatic rings substituted by alkyl groups
- C07C309/31—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton of non-condensed six-membered aromatic rings of six-membered aromatic rings substituted by alkyl groups by alkyl groups containing at least three carbon atoms
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Life Sciences & Earth Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Epidemiology (AREA)
- Hospice & Palliative Care (AREA)
- Psychiatry (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Nitrogen- Or Sulfur-Containing Heterocyclic Ring Compounds With Rings Of Six Or More Members (AREA)
Abstract
Compuesto de Fórmula: **(Ver fórmula)** o una sal farmacéuticamente aceptable del mismo.
Description
DESCRIPCIÓN
Derivados de aminohidrotiazina fusionada con tetrahidrofurano que son útiles en el tratamiento de la enfermedad de alzheimer
La presente invención se refiere a novedosos inhibidores selectivos de BACE1, a composiciones farmacéuticas que comprenden los compuestos, a compuestos para su uso en el tratamiento de trastornos fisiológicos, y a intermedios y procedimientos útiles en la síntesis de los compuestos.
La presente invención está relacionada con el campo del tratamiento de la enfermedad de Alzheimer y otras enfermedades y trastornos que implican el péptido p amiloide (betaA), un segmento peptídico neurotóxico y altamente agregante de la proteína precursora amiloide (APP). La enfermedad de Alzheimer es un trastorno neurodegenerativo devastador que afecta a millones de pacientes en todo el mundo. En vista de los agentes aprobados actualmente en el mercado, que solo ofrecen beneficios transitorios y sintomáticos para el paciente en lugar de detener, desacelerar o revertir la enfermedad, existe una importante necesidad no satisfecha en el tratamiento de la enfermedad de Alzheimer. La enfermedad de Alzheimer se caracteriza por la generación, agregación y deposición de betaA en el cerebro. Se ha demostrado que la inhibición completa o parcial de p-secretasa (enzima de escisión de la proteína precursora de amiloide del sitio p; BACE) tiene un efecto significativo sobre las patologías relacionadas con la placa y dependientes de la placa en modelos de ratón, lo que sugiere que incluso pequeñas reducciones en los niveles de péptidos betaA podrían resultar en una reducción significativa a largo plazo en la carga de la placa y en los déficits sinápticos, proporcionando de esta manera beneficios terapéuticos significativos, particularmente en el tratamiento de la enfermedad de Alzheimer. Además, se han identificado dos homólogos de BACE que se conocen como BACE1 y BACE2, y se cree que BACE1 es el más importante clínicamente para el desarrollo de la enfermedad de Alzheimer. BACE1 se expresa principalmente en las neuronas, mientras que se ha demostrado que BACE2 se expresa principalmente en la periferia (véase D. Oehlrich, Bioorg. Med. Chem. Lett., 24, 2033-2045 (2014)). Además, BACE2 puede ser importante para la pigmentación, ya que se ha identificado que desempeña un papel en el procesamiento de la proteína de melanocitos específica de células de pigmento (véase l. Rochin, et al., Proc. Natl. Acad. Sci. USA, 110(26), 10658-10663 (2013)). Se desean inhibidores de BACE con penetración en el sistema nervioso central (SNC), particularmente los inhibidores que sean selectivos para BACE1 sobre BACE2, para proporcionar tratamientos para los trastornos mediados por péptido betaA, tales como la enfermedad de Alzheimer.
La patente de los Estados Unidos N° 8.158.620 divulga derivados de aminodihidrotiazina fusionados que poseen actividad inhibidora de BACE1 y se divulgan además como agentes terapéuticos útiles para una enfermedad neurodegenerativa causada por el péptido betaA, tal como demencia de tipo Alzheimer. Además, la patente de los Estados Unidos N° 8.338.407 divulga ciertos derivados de aminodihidrotiazina fusionados que tienen un efecto inhibidor de BACE1 útil en el tratamiento de ciertas enfermedades neurodegenerativas, tales como demencia de tipo Alzheimer. El documento JP 2014/101354 A divulga compuestos que tienen acción inhibidora de la producción de betaA y actividad inhibidora de BACE1.
La presente invención proporciona ciertos compuestos novedosos que son inhibidores de BACE. Además, la presente invención proporciona ciertos compuestos novedosos que son inhibidores selectivos de BACE1 sobre BACE2. Además, la presente invención proporciona ciertos compuestos novedosos que penetran en el SNC. La presente invención proporciona también ciertos compuestos novedosos que tienen el potencial de un perfil de efectos secundarios mejorado, por ejemplo, mediante la inhibición selectiva de BACE1 sobre BACE2.
Por consiguiente, la presente invención proporciona un compuesto de Fórmula I:

o una sal farmacéuticamente aceptable del mismo.
Además, la presente invención proporciona un compuesto de Fórmula la:

o una sal farmacéuticamente aceptable del mismo.
La presente invención proporciona un compuesto de Fórmulas I o la, o una sal farmacéuticamente aceptable del mismo, para su uso en la inhibición de BACE en un paciente. La presente invención proporciona un compuesto de Fórmulas I o Ia, o una sal farmacéuticamente aceptable del mismo, para su uso en la inhibición de la escisión mediada por BACE de la proteína precursora amiloide. La invención proporciona un compuesto de Fórmulas I o Ia, o una sal farmacéuticamente aceptable del mismo, para su uso en la inhibición de la producción del péptido betaA.
La presente invención proporciona también un compuesto de Fórmulas I o Ia, o una sal farmacéuticamente aceptable del mismo, para su uso en terapia, en particular para el tratamiento de la enfermedad de Alzheimer o para prevenir la progresión del deterioro cognitivo leve relacionado con la enfermedad de Alzheimer. Además, la presente invención proporciona el uso de un compuesto de Fórmulas I o Ia, o una sal farmacéuticamente aceptable del mismo, para la fabricación de un medicamento para el tratamiento de la enfermedad de Alzheimer.
La invención proporciona además una composición farmacéutica, que comprende un compuesto de Fórmulas I o Ia, o una sal farmacéuticamente aceptable del mismo, con uno o más vehículos, diluyentes o excipientes farmacéuticamente aceptables. La invención proporciona además un procedimiento para preparar una composición farmacéutica, que comprende mezclar un compuesto de Fórmulas I o Ia, o una sal farmacéuticamente aceptable del mismo, con uno o más vehículos, diluyentes o excipientes farmacéuticamente aceptables. La presente invención abarca también intermedios y procedimientos novedosos para la síntesis de los compuestos de las Fórmulas I y Ia.
El deterioro cognitivo leve se ha definido como una potencial fase prodrómica de demencia asociada con la enfermedad de Alzheimer basada en la presentación clínica y en la progresión de los pacientes que presentan un deterioro cognitivo leve a la demencia de Alzheimer con el tiempo. (Morris et al., Arch. Neurol., 58, 397-405 (2001); Petersen et al., Arch. Neurol., 56, 303-308 (1999)). La expresión "prevenir la progresión del deterioro cognitivo leve a la enfermedad de Alzheimer" incluye restringir, ralentizar, detener o revertir la progresión del deterioro cognitivo leve a la enfermedad de Alzheimer en un paciente.
Tal como se usa en la presente memoria, los términos "tratamiento" o "tratar" incluyen restringir, ralentizar, detener o revertir la progresión o la gravedad de un síntoma o trastorno existente.
Tal como se usa en la presente memoria, el término "paciente" se refiere a un ser humano.
La expresión "inhibición de la producción de péptido betaA" se entiende que significa la disminución de los niveles in vivo de péptido betaA en un paciente.
Tal como se usa en la presente memoria, la expresión "cantidad efectiva" se refiere a la cantidad o dosis del compuesto de la invención, o una sal farmacéuticamente aceptable del mismo que, tras la administración de una dosis única o múltiple al paciente, proporciona el efecto deseado en el paciente bajo diagnóstico o tratamiento.
Una cantidad efectiva puede ser determinada fácilmente por el médico encargado del diagnóstico, como una persona experta en la materia, mediante el uso de técnicas conocidas y observando los resultados obtenidos en circunstancias análogas. En la determinación de la cantidad efectiva para un paciente, el médico encargado del diagnóstico considera una serie de factores, incluyendo, pero sin limitarse a: la especie del paciente; su tamaño, edad y salud general; la enfermedad o el trastorno específico implicado; el grado o participación o gravedad de la enfermedad o del trastorno; la respuesta del paciente individual; el compuesto particular administrado; el modo de administración; las características de biodisponibilidad de la preparación administrada; el régimen de dosificación seleccionado; el uso de medicación concomitante; y otras circunstancias relevantes.
Los compuestos de la presente invención son generalmente eficaces en un amplio intervalo de dosificación. Por ejemplo, las dosis por día normalmente están comprendidas en el intervalo de aproximadamente 0,01 a aproximadamente 20
mg/kg de peso corporal. En algunos casos, los niveles de dosificación por debajo del límite inferior del intervalo indicado anteriormente pueden ser más que adecuados, mientras que en otros casos pueden emplearse dosis aún mayores con efectos secundarios aceptables y, por lo tanto, el intervalo de dosificación anterior no pretende limitar en modo alguno el alcance de la invención.
Los compuestos de la presente invención se formulan preferentemente como composiciones farmacéuticas administradas mediante cualquier ruta que haga que el compuesto esté biodisponible, incluyendo las vías oral y transdérmica. Más preferentemente, dichas composiciones son para administración oral. Dichas composiciones farmacéuticas y dichos procedimientos para preparar las mismas son bien conocidos en la técnica (véase, por ejemplo, Remington: The Science and Practice of Pharmacy, l.V. Allen, Editor, 22a Edición, Pharmaceutical Press, 2012).
Los compuestos de las Fórmulas I y la, o las sales farmacéuticamente aceptables de los mismos, son particularmente útiles en los usos terapéuticos de la invención, pero son preferentes ciertos grupos, sustituyentes y configuraciones. Los siguientes párrafos describen dichos grupos, sustituyentes y configuraciones preferentes. Se entenderá que estas preferencias son aplicables tanto a los usos terapéuticos como a los nuevos compuestos de la invención.
De esta manera, el compuesto de Fórmula I en el que el anillo bicíclico fusionado está en la configuración cis, o la sal farmacéuticamente aceptable del mismo, es preferente. Por ejemplo, una persona experta en la materia apreciará que el compuesto de Fórmula la está en la configuración cis relativa para los centros etiquetados 4a y 7a, tal como se muestra en el Esquema A, a continuación. Además, la configuración relativa preferente para los tres centros quirales de Fórmula Ia se muestra en el Esquema A, en el que el sustituyente difluoroetilo en la posición 5 está en la configuración cis con relación al hidrógeno en la posición 4a y el sustituyente fenilo sustituido en la posición 7a:

Otros compuestos de la presente invención incluyen:

y sales farmacéuticamente aceptables de los mismos.
Aunque la presente invención contempla todos los enantiómeros y diastereómeros individuales, así como mezclas de los enantiómeros de dichos compuestos, incluyendo racematos, los compuestos con la configuración absoluta expuesta a continuación son particularmente preferentes:
N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]4-fluoro-fenil]-5-cianopiridin-2-carboxamida, y sus sales farmacéuticamente aceptables.
Además, N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida;
metanosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida;
4-metilbencenosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7ail]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida; y
hemihidrato de 4-metilbencenosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida, son especialmente preferentes.
4-metilbencenosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7ail]4-fluoro-fenil]-5-ciano-piridin-2-carboxamida; y
hemihidrato de 4-metilbencenosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida son especialmente preferentes.
Una persona experta en la materia apreciará que los compuestos de la invención pueden existir en formas tautoméricas, tal como se describe a continuación en el Esquema B. Cuando se proporciona alguna referencia en la presente solicitud a uno de los tautómeros específicos de los compuestos de la invención, se entiende que abarca tanto las formas tautoméricas como todas sus mezclas.

Además, ciertos intermedios descritos en las siguientes preparaciones pueden contener uno o más grupos protectores de nitrógeno. Se entiende que los grupos protectores pueden variarse tal como apreciará una persona experta en la técnica dependiendo de las condiciones de reacción particulares y de las transformaciones particulares a realizar. Las condiciones de protección y desprotección son bien conocidas por la persona experta en la materia y se describen en la literatura (véase, por ejemplo, "Greene's Protective Groups in Organic Synthesis", cuarta edición, por Peter G.M. Wuts y Theodora W. Greene, John Wiley and Sons, Inc. 2007).
Los isómeros, enantiómeros y diastereómeros individuales pueden ser separados o resueltos por una persona experta en la técnica en cualquier punto conveniente en la síntesis de los compuestos de la invención, mediante procedimientos tales como técnicas de cristalización selectiva o cromatografía quiral (véase, por ejemplo, J. Jacques, et al., "Enantiomers, Racemates, and Resolutions", John Wiley and Sons, Inc., 1981 y E.l. Eliel y S.H. Wilen, "Stereochemistry of Organic Compounds", Wiley-Interscience, 1994).
Una sal farmacéuticamente aceptable de los compuestos de la invención, tal como una sal de clorhidrato, puede formarse, por ejemplo, mediante reacción de una base libre apropiada de un compuesto de la invención, un ácido farmacéuticamente aceptable apropiado tal como ácido clorhídrico en un disolvente tal como éter dietílico en condiciones estándar bien conocidas en la técnica. Además, la formación de dichas sales puede ocurrir simultáneamente tras la desprotección de un grupo protector de nitrógeno. La formación de dichas sales es bien conocida y apreciada en la técnica. Véase, por ejemplo, Gould, P.l., "Salt selection for basic drugs", International Journal of Pharmaceutics, 33: 201 217 (1986); Bastin, R.J. et al. "Salt Selection and Optimization Procedures for Pharmaceutical New Chemical Entities", Organic Process Research and Development, 4: 427-435 (2000); y Berge, S.M., et al., "Pharmaceutical Salts," Journal of Pharmaceutical Sciences, 66: 1-19, (1977).
Ciertas abreviaturas se definen de la siguiente manera: "APP" se refiere a proteína precursora amiloide; "BSA" se refiere a albúmina de suero bovino; "CDI" se refiere a 1,1'-carbonildiimidazol; "ADNc" se refiere a ácido desoxirribonucleico complementario; "DAST" se refiere a trifluoruro de dietilaminosulfuro; "DCC" se refiere a 1,3-diciclohexilcarbodiimida; "DIC" se refiere a 1,3-diisopropilcarbodiimida; "DIPEA" se refiere a N,N-diisopropiletilamina; "DMAP" se refiere a 4-dimetilaminopiridina; "DMSO" se refiere a dimetilsulfóxido; "EBSS" se refiere a la solución salina equilibrada de Earle; "EDCI" se refiere a clorhidrato de 1-(3-dimetilaminopropil)-3-etilcarbodiimida; "ELISA" se refiere a un ensayo inmunosorbente ligado a enzimas; "F12" se refiere a medio F12 de Ham; "FBS" se refiere a suero fetal bovino; "Fc" se refiere a fragmento cristalizable; "FLUOLEAD™" se refiere a trifluoruro de 4-tert-butil-2,6-dimetilfenilsulfuro; "FRET" se refiere a transferencia de energía de resonancia de fluorescencia; "HATU" se refiere a hexafluorofosfato de (dimetilamino)-N,N-dimetil(3H-[1,2,3]triazolo[4,5-b]piridin-3-iloxi)metaniminio; "HBTU" se refiere a hexafluorofosfato de (1H-benzotriazol-1-iloxi)(dimetilamino)-N,N-dimetilmetaniminio; "HEK" se refiere a riñón embrionario humano; "HF-piridina" se refiere a
fluoruro de hidrógeno en piridina o reactivo de Olah o poN(fluoruro de piridina); "HOBT" se refiere a hidrato de 1-hidroxilbenzotriazol; "IC50"se refiere a la concentración de un agente que produce el 50% de la respuesta inhibitoria máxima posible para ese agente;" HRP "se refiere a peroxidasa de rábano picante; "IgG-T se refiere al receptor Fc-gamma con dominio de tipo inmunoglobulina; "MBP" se refiere a proteína de unión a maltosa; "MEM" se refiere a Medio Esencial Mínimo; "PBS" se refiere a solución salina tamponada con fosfato; "PDAPP" se refiere a proteína precursora de amiloide derivada de plaquetas; "PyBOP" se refiere a (hexafluorofosfato de benzotriazol-1-il-oxitripirrolidinofosfonio); "PyBrOP" se refiere a bromo(tri-pirrolidinil)fosfoniohexafluorofosfato; "RFU" se refiere a unidad de fluorescencia relativa; "RT-PCR” se refiere a refiere a reacción en cadena de polimerasa por transcripción inversa; "SDS-PAGE" se refiere a electroforesis en gel de poliacrilamida con dodecilsulfato sódico; "THF" se refiere a tetrahidrofurano; "TMB" se refiere a tetrametilbencidina; "TMEM" se refiere a proteína transmembrana; "Tris" se refiere a tris(hidroximetil)aminometano; "tritilo "se refiere a un grupo de la Fórmula" (Ph)3C-; "XRD" se refiere a la difracción de rayos X en polvo; "XtalFluor-E® o sal de diftalosulfinio DAST" se refiere a tetrafluoroborato de (dietilamino)difluorosulfonio o tetrafluoroborato de N,N-dietil-S,S-difluorosulfiliminio; y "XtalFluor-M® o sal de difluorosulfinio morfo-DAST" se refiere a tetrafluoroborato de difluoro(morfolino)sulfonio o tetrafluoroborato de difluoro-4-morfolinilsulfonio.
Una persona experta en la materia debe entender que los términos "tosilato", "ácido toluenosulfónico", "ácido ptoluenosulfónico "y" ácido 4-metilbencenosulfónico" se refieren al compuesto de la siguiente estructura:

Los compuestos de la presente invención, o las sales de los mismos, pueden prepararse mediante una diversidad de procedimientos conocidos por una persona experta en la técnica, algunos de los cuales se ilustran en los esquemas, preparaciones y ejemplos siguientes. Una persona experta en la técnica reconoce que las etapas de síntesis específicas para cada una de las rutas descritas pueden combinarse de diferentes maneras, o junto con etapas de diferentes esquemas, para preparar los compuestos de la invención, o sales de los mismos. Los productos de cada Etapa En los esquemas siguientes pueden recuperarse mediante procedimientos convencionales bien conocidos en la técnica, incluyendo extracción, evaporación, precipitación, cromatografía, filtración, trituración y cristalización. En los esquemas siguientes, a menos que se indique lo contrario, todos los sustituyentes son tal como se han definido anteriormente. Los reactivos y los materiales de partida están fácilmente disponibles para una persona experta en la materia. Sin limitar el alcance de la invención, los siguientes esquemas, preparaciones y ejemplos se proporcionan para ilustrar adicionalmente la invención.

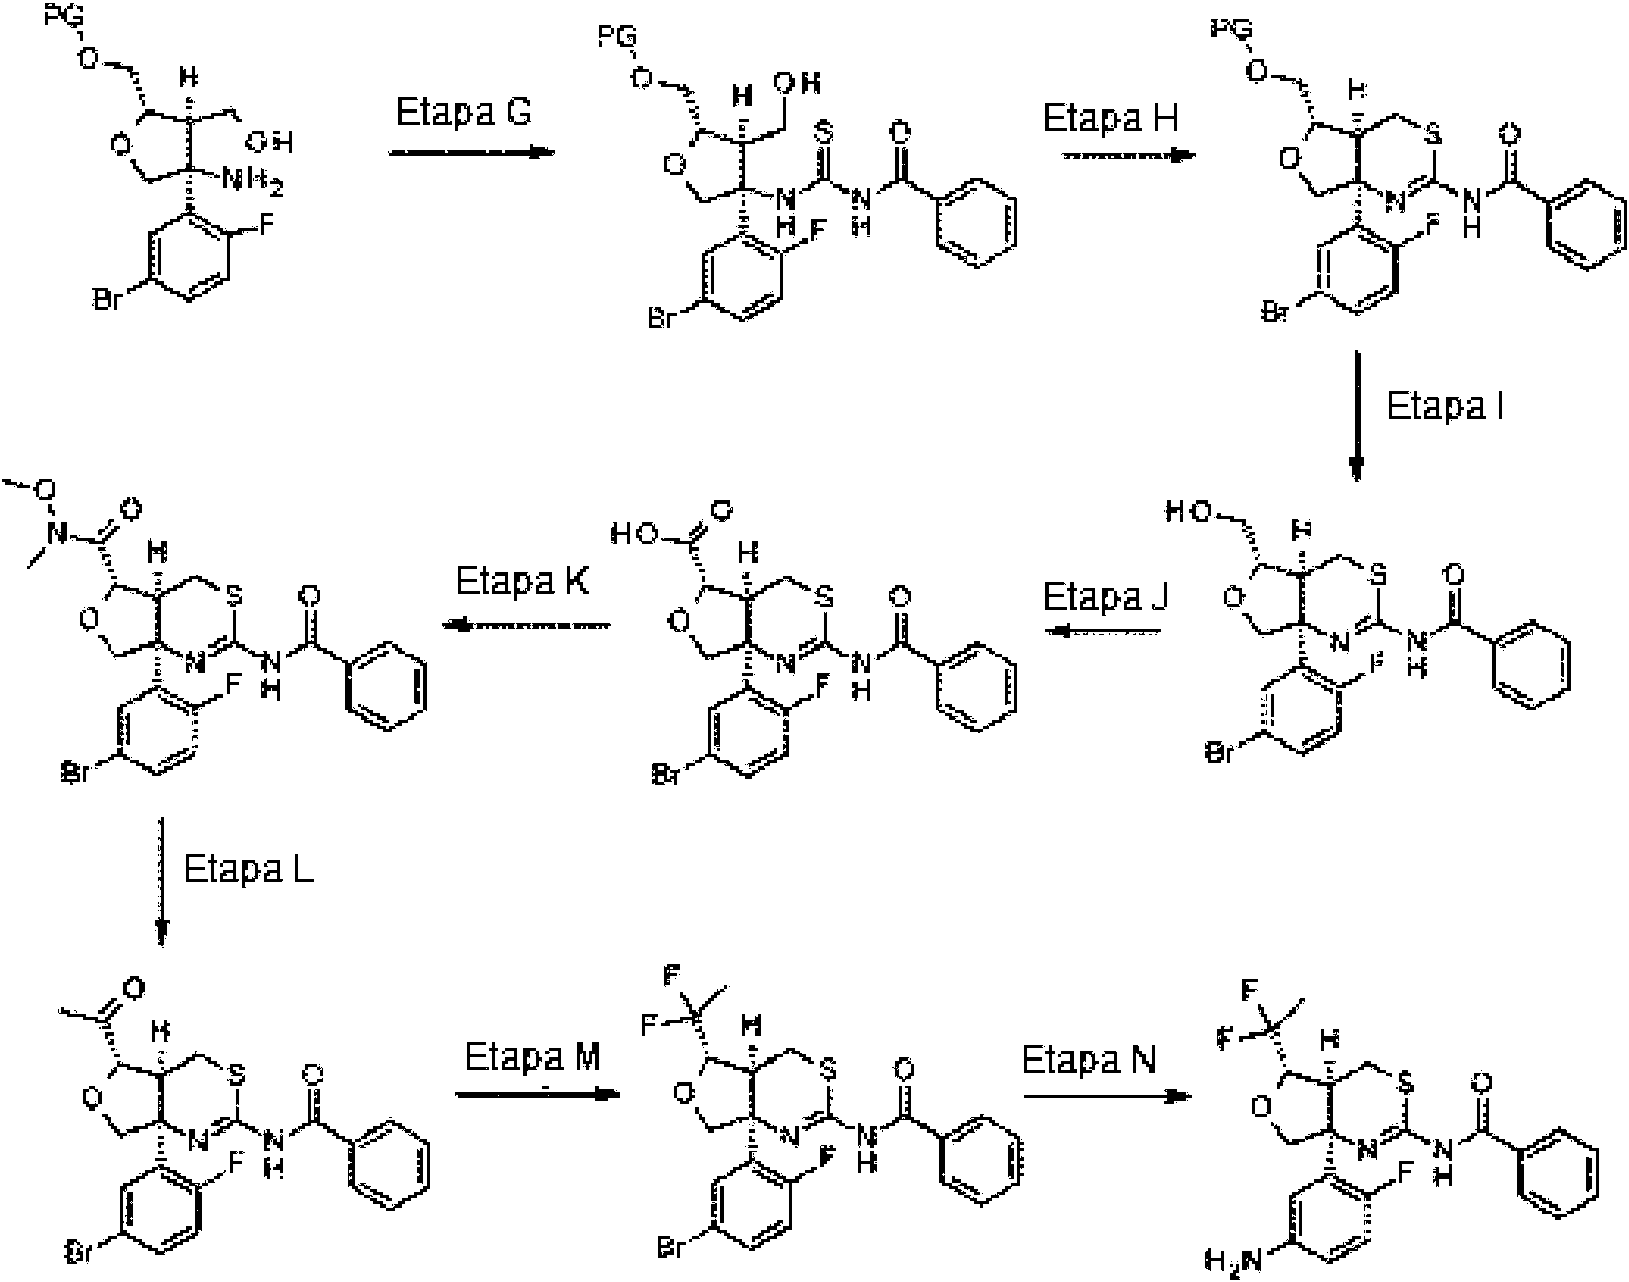
En el esquema 1, Etapa A, se trata yoduro de trimetilsulfonio con una base orgánica tal como n-butil litio a una temperatura de aproximadamente -50°C en un disolvente, tal como THF. A continuación, se ÑADE un oximetil oxirano protegido, protegido con un grupo protector adecuado, tal como un grupo tritilo, a la solución básica a -10°C y se deja se agitó durante aproximadamente 2 horas para proporcionar el producto protegido del Esquema 1, Etapa A. "PG" es un grupo protector desarrollado para el grupo amino o el grupo de oxígeno, tal como carbamatos, amidas o éteres. Dichos grupos protectores son bien conocidos y apreciados en la técnica. El producto protegido de la Etapa A se hace reaccionar con un a-haloéster tal como tert-butoxi bromoacetato usando sulfato de tetra-N-butilamonio u otros catalizadores de transferencia de fase de sal de amonio cuaternario en un disolvente tal como tolueno y una base inorgánica acuosa tal como hidróxido de sodio a aproximadamente temperatura ambiente para proporcionar el compuesto del Esquema 1, Etapa B. Dichas alquilaciones son bien conocidas en la técnica. De manera alternativa, puede usarse una base tal como hidruro de sodio al 60% en aceite con disolventes tales como N,N-dimetilformamida o THF y un intervalo de temperaturas de 0 a 100°C para proporcionar el producto protegido de la Etapa B. El acetato de tert-butoxicarbonilo se convierte en una oxima en un procedimiento de 2 etapas. Se añade un agente reductor, tal como hidruro de isobutilaluminio en hexanos, gota a gota, a una temperatura de aproximadamente -70°C seguido de la adición gota a gota de un ácido acuoso, tal como ácido clorhídrico, a una temperatura de aproximadamente -60°C. El tratamiento se consigue con una extracción orgánica para proporcionar el material intermedio. Este material se disuelve en un disolvente orgánico, tal como diclorometano, y se trata con acetato de sodio seguido de clorhidrato de hidroxilamina para proporcionar el producto de oxima de la Etapa C. El producto de oxima del Esquema 1, Etapa C puede convertirse en el producto 4,5-dihidroisoxazol bicíclico de la Etapa D en una ciclación 3+2 mediante diversos procedimientos, tales como usando una solución acuosa de hipoclorito de sodio o un oxidante alternativo tal como N-clorosuccinimida y en un disolvente tal como éter tert butil metílico, tolueno, diclorometano o xileno a una temperatura de aproximadamente 10-15°C o con calentamiento. El grupo 2-fluoro, 5-bromo fenilo puede añadirse al dihidroisoxazol mediante la generación del reactivo organometálico. El reactivo organometálico puede generarse a partir de 4-bromo-1-fluoro-2-yodo-benceno usando un intercambio de halógeno-metal con reactivos tales como complejo de cloruro de n-butil litio o isopropilmagnesio-cloruro de litio y la adición gota a gota a un intervalo de temperaturas de aproximadamente -78°C a 15°C en un disolvente tal como THF. A continuación, se añade un ácido de Lewis, tal como dietil eterato de trifluoruro de boro para proporcionar el producto del Esquema 1, Etapa E. El tetrahidroisoxazol bicíclico resultante puede tratarse con zinc en ácido acético para formar el producto de anillo abierto del Esquema 1, Etapa F. Un procedimiento alternativo para abrir el anillo de isoxazol usa Níquel Raney en un disolvente polar, tal como etanol, bajo presión con condiciones de hidrogenación. A continuación, el producto de la Etapa F puede hacerse reaccionar con isotiocianato de benzoilo en un disolvente tal como diclorometano o THF a una temperatura de
aproximadamente 5°C a temperatura ambiente para proporcionar el compuesto de tiourea de la Etapa G. El anillo de tiazina puede formarse usando anhídrido trifluorometanosulfónico y una base orgánica tal como piridina en un disolvente tal como diclorometano a una temperatura de aproximadamente -20°C para proporcionar el producto de la Etapa H. El grupo protector hidroximetilo, tal como un grupo tritilo, puede eliminarse en el Esquema 1, Etapa I usando procedimientos bien conocidos en la técnica, tal como ácido fórmico a temperatura ambiente, para proporcionar el compuesto de la Etapa I. El hidroximetilo puede oxidarse al ácido carboxílico usando agentes oxidantes tales como ácido 2-yodoxibenzoico (IBX) a temperatura ambiente en un disolvente tal como DMSO o adición en porciones de (diacetoxiyodo)benceno en un disolvente, tal como acetonitrilo, con agitación a una temperatura de aproximadamente 5°C para proporcionar el compuesto del Esquema 1, Etapa J. La amida de Weinreb se prepara en el Esquema 1, Etapa K a partir del producto ácido de la Etapa J con la adición de clorhidrato de N,O-dimetilhidroxilamina, una base orgánica, tal como trietilamina, y un reactivo de acoplamiento, tal como HATU. La mezcla se agita a temperatura ambiente para proporcionar el producto de la Etapa K. Otros agentes de acoplamiento que podrían usarse incluyen CDI, carbodiimidas tales como DCC, DIC o EDCI u otras sales de uronio o fosfonio de aniones no nucleófilos, tales como HBTU, PyBOP y PyBrOP. A continuación, la amida de Weinreb se convierte en la cetona usando un reactivo organometálico tal como un reactivo de Grignard o un reactivo de organolitio en la Etapa L en un disolvente tal como THF. Específicamente, puede añadirse bromuro de metilmagnesio como solución en disolventes tales como éter o 2-metiltetrahidrofurano a la amida de Weinreb a una temperatura de aproximadamente -78°C a -40°C para proporcionar la cetona de la Etapa L. En el Esquema 1, Etapa M, el grupo metil cetona del compuesto de la Etapa L se convierte en un grupo difluoroetilo usando tetrafluoroborato de difluoro(morfolin)sulfonio en un disolvente tal como diclorometano a aproximadamente 0°C seguido de la adición gota a gota de trihidrofluoruro de trietilamina y agitación a 0°C a temperatura ambiente para proporcionar el compuesto del Esquema 1, Etapa M. De manera alternativa, otros agentes fluorantes que pueden usarse que son bien conocidos en la técnica son Deoxo-Fluor®, DAST, XtalFluor-E® o XtalFluor-M® con un aditivo tal como trietilamina tri(fluoruro de hidrógeno) o FLUOLEAD™ usando un aditivo tal como HF-piridina. El 5-bromo del fenilo se convierte en la amina usando (1R,2R)-N,N'-dimetil-1,2-ciclohexanodiamina en un disolvente tal como etanol y añadiendo azida de sodio seguido de ascorbato de sodio y sulfato cúprico. La reacción se calienta a aproximadamente 80°C durante varias horas y a continuación se procesa con una extracción usando un disolvente tal como acetato de etilo. A continuación, el intermedio se reduce en condiciones de hidrogenación usando paladio sobre carbono tal como paladio al 10% en disolventes tales como etanol y THF a una presión de aproximadamente 3,51 kg/cm2 (50 psi) de hidrógeno para proporcionar el producto de anilina del Esquema 1, Etapa N.

De manera alternativa, en el Esquema 1a, el producto protegido del Esquema 1, Etapa A, puede tratarse con 4-(2-cloroacetil)morfolino y una base tal como hidrogenosulfato de tetrabutil amonio en un disolvente tal como tolueno a una temperatura de aproximadamente 5°C para proporcionar el producto del Esquema la, Etapa A. A continuación, el grupo morfolino puede servir como grupo saliente en el Esquema 1a, Etapa B. Por ejemplo, el producto del Esquema 1a, Etapa A puede tratarse con el reactivo de Grignard apropiado que puede prepararse in situ a partir de complejo cloruro de
isopropilmagnesio-cloruro de litio y 4-bromo-1-fluoro-2-yodobenceno o, si el reactivo de Grignard apropiado está disponible, el reactivo puede añadirse directamente al producto del Esquema 1a, Etapa A, a una temperatura de aproximadamente 5°C para proporcionar el producto del Esquema 1a, Etapa B. El acetato de carbonilo puede convertirse en una oxima con clorhidrato de hidroxilamina y acetato de sodio con calentamiento a aproximadamente 50°C para proporcionar el producto del Esquema 1a, Etapa C. El producto de oxima del Esquema 1a, Etapa C, puede convertirse a continuación en el producto del Esquema 1a, Etapa D (el mismo producto que en el Esquema 1, Etapa E) usando hidroquinona en un disolvente tal como tolueno y calentando a reflujo. El producto de amina del Esquema 1a, Etapa D, puede acilarse con cloruro de acetilo usando una base orgánica tal como DMAP y piridina en un disolvente tal como diclorometano a una temperatura de aproximadamente 0-5°C para proporcionar el producto del Esquema 1a, Etapa E. El producto del Esquema 1a, Etapa E, puede convertirse a continuación en el producto del Esquema 2, Etapa A, tal como se describe a continuación.

En una ruta alternativa, tal como se describe en el Esquema 2, el nitrógeno isoxazol del compuesto del Esquema 1, Etapa E, se protege con un grupo acetilo y el grupo protector del hidroximetilo se elimina en un procedimiento de dos etapas. Por ejemplo, el tetrahidroisoxazol se trata con una base orgánica tal como DMAP y se añade piridina en un disolvente tal como diclorometano y cloruro de acetilo. La temperatura se mantiene por debajo de aproximadamente 10°C y, a continuación, se deja se agitó a aproximadamente temperatura ambiente. La reacción se diluye con agua y se extrae con un disolvente tal como diclorometano. Los extractos orgánicos se lavan con un ácido acuoso tal como ácido clorhídrico 1 N y el extracto acuoso se extrae de nuevo con un disolvente tal como diclorometano seguido de un lavado acuoso. El disolvente orgánico se elimina parcialmente y se añade un ácido tal como ácido fórmico para desproteger el hidroximetilo. La mezcla puede agitarse a temperatura ambiente o calentada a una temperatura de aproximadamente 40°C hasta que
se complete la desprotección del hidroxilo para proporcionar el compuesto del Esquema 2, Etapa A. El producto hidroximetilo del Esquema 2, Etapa A puede oxidarse al producto ácido carboxílico del Esquema 2, Etapa B de una manera análoga al procedimiento descrito en el Esquema 1, Etapa J, y la amida de Weinreb puede prepararse además de una manera análoga al procedimiento descrito en la Esquema 1, Etapa K usando un agente de acoplamiento tal como CDI en una adición en porciones con un disolvente tal como diclorometano, enfriando a -20°C y agitando durante aproximadamente 1 hora y añadiendo clorhidrato de N,O-dimetilhidroxilamina en porciones. Pueden añadirse adiciones adicionales de CDI y N,O-dimetilhidroxilamina hasta que se observe una reacción completa para proporcionar el producto amida de Weinreb del Esquema 2, Etapa C. La cetona del Esquema 2, Etapa D puede formarse a partir de la amida de Weinreb de manera análoga al procedimiento descrito en el Esquema 1, Etapa L. La cetona de la Etapa D puede convertirse en un grupo difluoroetilo de manera análoga al procedimiento descrito en el Esquema 1, Etapa M para proporcionar el producto del Esquema 2, Etapa E. El acetil tetrahidroisoxazol puede desprotegerse en condiciones ácidas bien conocidas en la técnica, tal como usando ácido clorhídrico y el calentando a aproximadamente 100°C para proporcionar el producto del Esquema 2, Etapa F. El tetrahidroisoxazol bicíclico puede tratarse con zinc en ácido acético para formar el producto de anillo abierto del Esquema 2, Etapa G de una manera análoga al procedimiento descrito en el Esquema 1, Etapa F. El producto de tiazina del Esquema 2, Etapa H, puede prepararse en una reacción de un recipiente y dos etapas usando isotiocianato de benzoilo de una manera análoga a El procedimiento descrito en el Esquema 1, Etapas G y H. La mezcla se evapora hasta un residuo y se añade ciclohexano. La mezcla se calienta a aproximadamente 60°C y se añade éter metil tert butílico para disolver el residuo. La solución se filtra y se concentra hasta la sequedad. A continuación, el anillo de tiazina puede formarse de una manera análoga al procedimiento descrito en el Esquema 1, Etapa H, para proporcionar el producto del Esquema 2, Etapa H.

En el Esquema 3, Etapa A, el producto de anilina del Esquema 1, Etapa N, puede acoplarse con un ácido carboxílico heteroaromático utilizando condiciones de acoplamiento bien conocidas en la técnica. Una persona experta en la materia reconocerá que hay una serie de procedimientos y reactivos para la formación de amidas resultantes de la reacción de ácidos carboxílicos y aminas. Por ejemplo, la reacción de una anilina apropiada con un ácido apropiado en presencia de un reactivo de acoplamiento y una base de amina tal como DIPEA o trietilamina, proporcionará un compuesto del Esquema 3, Etapa A. Los reactivos de acoplamiento incluyen carbodiimidas tales como DCC, DIC, EDCI y oximas aromáticas tales como HOBt y HOAt. Además, pueden usarse sales de uronio o de fosfonio de aniones no nucleófilos tales como HBTU, HATU, PyBOP y PyBrOP o un anhídrido fosfórico cíclico tal como anhídrido propilfosfónico (T3P®) en lugar de los reactivos de acoplamiento más tradicionales. Pueden usarse aditivos tales como DMAP para mejorar la reacción. De manera alternativa, la anilina amina puede acilarse usando cloruros de benzoilo sustituidos en presencia de una base tal como trietilamina o piridina. En el Esquema 3, Etapa B, la tiazina amina protegida puede desprotegerse a continuación con una base orgánica tal como piridina y clorhidrato de O-metilhidroxilamina en disolventes tales como THF
y etanol y una base orgánica tal como piridina para proporcionar el compuesto de Fórmula la. De manera alternativa, puede usarse una base inorgánica tal como hidróxido de litio en metanol para desproteger la tiazina para proporcionar el compuesto de Fórmula Ia.

De manera alternativa, en el Esquema 4, Etapa A, el producto de anilina del Esquema 1, Etapa N, puede desprotegerse en condiciones estándar bien conocidas en la técnica, por ejemplo, con una base orgánica tal como piridina y clorhidrato de O-metilhidroxilamina en disolventes tales como THF y etanol para proporcionar el compuesto diamino desprotegido. De manera alternativa, puede usarse una base inorgánica tal como hidróxido de litio en metanol para la desprotección para proporcionar el compuesto diamino desprotegido.
En el Esquema 4, Etapa B, el compuesto diamino desprotegido puede acoplarse selectivamente a continuación en el grupo amino anilina con un ácido carboxílico heteroaromático utilizando condiciones de acoplamiento bien conocidas en la técnica para proporcionar el compuesto de Fórmula Ia. Una persona experta en la materia reconocerá que hay diversos procedimientos y reactivos para la formación de amidas resultantes de la reacción de ácidos carboxílicos y aminas. Por ejemplo, la reacción de una amina apropiada con un ácido apropiado en presencia de un reactivo de acoplamiento y una base amina tal como DIPEA o trietilamina, proporcionará un compuesto de Fórmula Ia. Los reactivos de acoplamiento incluyen carbodiimidas tales como DCC, DIC, EDCI y oximas aromáticas tales como HOBt y HOAt. Además, pueden usarse sales de uronio o fosfonio de aniones no nucleófilos tales como HBTU, HATU, PyBOP y PyBrOP o un anhídrido fosfórico cíclico tal como anhídrido propilfosfónico (T3P®) en lugar de los reactivos de acoplamiento más tradicionales. Pueden usarse aditivos tales como DMAP para mejorar la reacción.
E s q u e m a 5


De manera alternativa, en el Esquema 5, el producto bromuro del Esquema 1, Etapa M, se convierte en una anilina protegida usando trifluoroacetamida, yoduro de cobre, una diamina tal como trans-N,N'-dimetil-1,2-cidohexano diamina racémica, una base inorgánica tal como carbonato de potasio y yoduro de sodio con calentamiento a aproximadamente 100-130°C para proporcionar el producto anilina protegido del Esquema 5, Etapa A. A continuación, la anilina y la tiazina amina protegidas pueden desprotegerse por etapas. La trifluoroacetamida puede hidrolizarse usando una base tal como amoniaco 7 N en metanol para proporcionar una anilina y tiazina protegida, el mismo producto del Esquema 1, Etapa N. A continuación, la tiazina puede desprotegerse en condiciones bien conocidas en la técnica y descritas en el Esquema 4, Etapa A, usando clorhidrato de O-metilhidroxilamina en un disolvente tal como etanol y THF con una base orgánica tal como piridina seguido de calentamiento a aproximadamente 55°C o agitación a temperatura ambiente seguido de concentración y purificación para proporcionar el producto del Esquema 5, Etapa B. De manera alternativa, el orden de desprotección podría invertirse, desprotegiendo primero la tiazina y desprotegiendo finalmente la anilina.
Las siguientes preparaciones y los siguientes ejemplos ilustran adicionalmente la invención.
Preparación 1
(2S)-1-tritiloxibut-3-en-2-ol
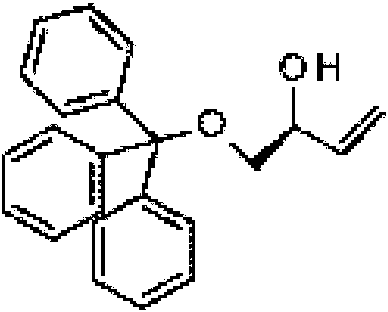
Esquema 1, Etapa A: Se agitó yoduro de trimetilsulfonio (193,5 g, 948,2 mmol) en THF (1.264 ml) a temperatura ambiente durante 75 minutos. La mezcla se enfrió a -50°C y se añadió n-butil litio (2,5 mol/l en hexanos, 379 ml, 948,2 mmol) a través de una cánula, durante un período de 30 minutos. Se permitió que la reacción se calentara gradualmente a -30°C y se agitó durante 60 minutos. Se añadió (2S)-2-tritiloximetil oxirano (100 g, 316,1 mmol) en porciones, manteniendo la temperatura por debajo de -10°C. Después de la adición completa, se permitió que la mezcla de reacción se calentara a temperatura ambiente y se agitó durante 2 horas. La reacción se vertió en cloruro de amonio saturado, las fases se separaron y la fase acuosa se extrajo con acetato de etilo. Las capas orgánicas se combinaron y se secaron sobre sulfato de magnesio. Se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía en gel de sílice, eluyendo con éter metil t-butílico:hexanos (gradiente del 10-15%), para proporcionar el compuesto del título (56,22 g, 54%). ES/MS m/z 353 (M+Na).
Preparación alternativa 1
(2S)-1-tritiloxibut-3-en-2-ol
Esquema 1a, Etapa A, material de partida: Se añadieron cloruro de trifenilmetilo (287 g, 947,1 mmol), DMAP (7,71 g, 63,1 mmol) y trietilamina (140 g, 1.383,5 mmol) a una solución de (2S)-but-2-eno-1,2-diol (preparada como en JACS, 1999, 121, 8649) (64,5 g, 631 mmol) en diclorometano (850 ml). Se agitó durante 24 horas a 24°C. Se añadió ácido cítrico acuoso 1 N (425 ml). Las capas se separaron y el extracto orgánico se concentró a presión reducida hasta la sequedad. Se añadió metanol (900 ml) y se enfrío a 5°C durante 1 hora. Los sólidos se recogieron mediante filtración y se lavaron con metanol a 5°C (50 ml). Los sólidos se desecharon y el licor madre se concentró a presión reducida hasta la sequedad. Se añadió tolueno (800 ml) y se concentró a una masa de 268 g para obtener el compuesto del título (129 g, 67%) en una solución de tolueno al 48% en peso.
Preparación 2
1-morfolin-2-[(1S)-1-(tritiloximetil)aliloxi]etanona

Esquema 1a, Etapa A: Se añadieron hidrogenosulfato de tetrabutilamonio (83,2 g, 245,0 mmol) y 4-(2-cloroacetil)morfolina (638,50 g, 3.902,7 mmol) a una solución de 1 -tritiloxibut-3-en-2-ol (832,4, 2.519 mmol) en tolueno (5.800 ml) que se encontraba entre 0 y 5°C. Se añadió hidróxido de sodio (1.008,0 g, 25.202 mmol) en agua (1.041 ml). Se agitó durante 19 horas entre 0 y 5°C. Se añadieron agua (2.500 ml) y tolueno (2.500 ml). Las capas se separaron y el extracto orgánico se lavó con agua (2 * 3.500 ml). El extracto orgánico se concentró a presión reducida hasta la sequedad. Se añadió tolueno (2500 ml) al residuo y, a continuación, se añadió n-heptano (7.500 ml) lentamente. Se agitó durante 16 horas. Los sólidos resultantes se recogieron mediante filtración y se lavaron con n-heptano (1.200 ml). El sólido se secó al vacío para obtener el compuesto del título (1.075,7 g, 98%).
Preparación 3
1-(5-bromo-2-fluoro-fenil)-2-[(1S)-1-(tritiloximetil)aliloxi]etanona

Esquema 1a, Etapa B: Se añadió una solución 1,3 M de complejo de cloruro de isopropil magnesio-cloruro de litio (3.079 ml, 2.000 mmol) en THF a una solución de 4-bromo-1-fluoro-2-yodobenceno (673,2 g, 2237,5 mmol) en tolueno (2.500 ml) a una velocidad para mantener la temperatura de reacción por debajo de 5°C. Se agitó durante 1 hora. La solución de Grignard resultante (5.150 ml) se añadió a una solución de 1-morfolin-2-[(1S)-1-(tritiloximetil)aliloxi]etanona (500 g, 1.093 mmol) en tolueno (5.000 ml) a una velocidad para mantener la temperatura de reacción por debajo de 5°C. Se agitó durante 3 horas manteniendo la temperatura por debajo de 5°C. Se añadió solución de Grignard preparada adicional (429 ml) y se agitó durante 1 hora. Se añadió una solución acuosa de ácido cítrico 1 N (5.000 ml) a una velocidad para mantener la temperatura por debajo de 5°C. Las capas se separaron y el extracto orgánico se lavó con agua (5.000 ml). La solución se concentró bajo presión reducida hasta la sequedad. Se añadió metanol (2.000 ml) al residuo y se concentró para proporcionar el compuesto del título como un residuo (793 g, 73,4% de potencia, 83%).
Preparación 4
1-(5-bromo-2-fluoro-fenil)-2-[(1S)-1-(tritiloximetil)aliloxi]etanona oxima

Esquema 1a, Etapa C: Se añadió clorhidrato de hidroxilamina (98,3 g) a 1-(5-bromo-2-fluoro-fenil)-2-((1S)-1-(tritiloximetil)aNloxi]etanona (450 g, 707 mmol) y acetato de sodio (174 g) en metanol (3.800 ml). La solución se calentó a 50°C durante 2 horas. Se enfrío a 24°C y se concentró. Se añadieron agua (1.000 ml) y tolueno (1.500 ml) al residuo. Las capas se separaron y la fase acuosa se extrajo con tolueno (500 ml). El extracto orgánico se extrajo y se lavó con agua (2 x 400 ml). La solución se concentró a presión reducida para proporcionar el compuesto del título como un residuo (567 g, 61,4% de potencia, 88%).
Preparación 5
2-[(1S)-1-(tritiloximetil)aliloxi]acetato de tert-butilo

Esquema 1, Etapa B: Se añadió (2S)-1 -tritiloxibut-3-en-2-ol (74,67 g, 226,0 mmol) a una solución de sulfato de tetra-N-butilamonio (13,26 g, 22,6 mmol) en tolueno (376 ml). Se añadió hidróxido de sodio (50% en masa) en agua (119 ml) seguido de tert-butil-2-bromoacetato (110,20 g, 565,0 mmol). La mezcla de reacción se agitó durante 18 horas a temperatura ambiente. Se vertió en agua, las fases se separaron y la fase acuosa se extrajo con acetato de etilo. Las capas orgánicas se combinaron y se secaron sobre sulfato de magnesio. La mezcla se filtró y se concentró a presión reducida para proporcionar el compuesto del título (77,86 g, 77%). ES/MS m/z 467 (M+Na).
Preparación 6
(1E)-2-[(1S)-1-(tritiloximetil)aliloxi]acetaldehído oxima

Esquema 1, Etapa C: Se enfrío una solución de 2-[(1S)-1-(tritiloximetil)aliloxi]acetato de tert-butilo (77,66 g, 174,7 mmol) en diclorometano (582,2 ml) a -78°C. Se añadió una solución de hidruro de diisobutilaluminio en hexanos (1 mol/l, 174,7 ml) gota a gota durante un período de 35 minutos y la temperatura se mantuvo por debajo de -70°C. Se agitó a -78°C durante 5 horas. Se añadió ácido clorhídrico en agua (2 mol/l, 192,1 ml) a la mezcla de reacción, gota a gota, manteniendo la temperatura por debajo de -60°C. Se permitió que la reacción se calentara gradualmente a temperatura ambiente y se agitó durante 60 minutos. El extracto orgánico se separó y se lavó con bicarbonato de sodio saturado. La
solución se secó sobre sulfato de magnesio, se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se disolvió en diclorometano. Se añadió acetato de sodio (28,66 g, 349,3 mmol), seguido de clorhidrato de hidroxilamina (18,21 g, 262,0 mmol). Se agitó a temperatura ambiente durante 18 horas. Se vertió en agua, las fases se separaron y la fase acuosa se extrajo con diclorometano. Las capas orgánicas se combinaron y se secaron sobre sulfato de magnesio. La mezcla se filtró y se concentró a presión reducida para proporcionar el compuesto del título (68,38 g, 101%). ES/MS m/z 386 (M-H).
Preparación 7
(3aR,4S)-4-(tritiloximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol

Esquema 1, Etapa D: Se enfrío una solución de (1E)-2-[(1S)-1 -(tritiloximetil)aliloxi]acetaldehído oxima (55,57 g, 143,4 mmol) en éter tert butil metílico (717 ml) a 5°C. Se añadió hipoclorito de sodio (5% en agua, 591 ml, 430,2 mmol) gota a gota, manteniendo la temperatura por debajo de 10°C. Se agitó a 10°C durante 30 minutos. Se permitió que la reacción se calentara a 15°C. Se agitó a 15°C durante 18 horas. La mezcla de reacción se diluyó con acetato de etilo y se lavó con bicarbonato de sodio saturado. Las fases se separaron, la fase orgánica se lavó con una solución de hidrogenosulfito de sodio al 5% y salmuera. La solución se secó sobre sulfato de magnesio, se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con éter tert butil metílico al 50%/diclorometano:hexanos (gradiente 20-27%), para proporcionar el compuesto del título (35,84 g, 65%). ES/MS m/z 408 (M+Na).
Preparación 8
(3aR,4S,6aR)-6a-(5-bromo-2-fluoro-fenil)-4-(tritiloximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol

Esquema 1, Etapa E: Se enfrío una solución de 4-bromo-1-fluoro-2-yodo-benceno (86,94 g, 288,9 mmol) en THF (144,5 ml) y tolueno (1.445 ml) a -78°C. Se añadió n-butil litio (2,5 M en hexanos, 120 ml, 288,9 mmol) gota a gota, manteniendo la temperatura por debajo de -70°C. Se agitó durante 30 minutos a -78°C. Se añadió dietil eterato de trifluoruro de boro (36,5 ml, 288,9 mmol) gota a gota, manteniendo la temperatura por debajo de -70°C. La solución se agitó durante 30 minutos a -78°C. Se añadió una solución de (3aR,4S)-4-(tritiloximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol (55,69 g, 144,5 mmol) en THF (482 ml) gota a gota a la reacción, durante un período de 30 minutos, manteniendo la temperatura por debajo de -65°C. Se agitó a -78°C durante 90 minutos. Se añadió rápidamente cloruro de amonio saturado, manteniendo la temperatura por debajo de -60°C. Se vertió en salmuera y la fase acuosa se extrajo con acetato de etilo. El extracto orgánico se combinó y se secó sobre sulfato de magnesio. Se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con un gradiente de 100% de hexanos a 30% de hexanos/70% de éter dietílico, para proporcionar el compuesto del título (36,52 g, 45%). ES/MS m/e (79Br/®1Br) 560/562 [M+H].
Preparación alternativa 8
Esquema 1a, Etapa D: Se calentó una solución de 1-(5-bromo-2-fluoro-fenil)-2-[(1S)-1-(tritiloximetil)aliloxi]etanona oxima (458 g, 502 mmol) e hidroquinona (56,3 g 511 mmol) en tolueno (4.000 ml) a reflujo bajo nitrógeno durante 27 horas. La
solución se enfrío a 24°C y se añadió carbonato de sodio acuoso (800 ml). Las capas se separaron y la fase acuosa se extrajo con tolueno (300 ml). El extracto orgánico se combinó y se lavó con agua (2 * 500 ml). La solución se concentró a presión reducida para proporcionar un residuo. Se añadió alcohol isopropílico (1500 ml) y se calentó a reflujo. Se enfrío a 24°C y los sólidos se recogieron mediante filtración. El sólido se secó al vacío para obtener el compuesto del título (212 g, 75%).
Preparación 9
1-[(3aR,4S,6aS)-6a-(5-bromo-2-fluoro-fenil)-4-(tritiloximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-1-il]etanona

Esquema 1a, Etapa E: Se añadió cloruro de acetilo (35,56 g, 503,9 mmol) a una solución de (3aR,4S,6aR)-6a-(5-bromo-2-fluoro-fenil)-4-(tritiloximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol (235,3 g, 420 mmol), DMAP (5,13 g, 42,0 mmol) y piridina (66,45 g, 840,1 mmol) en diclorometano (720 ml) bajo nitrógeno, manteniendo la temperatura interior por debajo de 5°C. Se agitó durante 1 hora y, a continuación, se añadieron agua (300 ml) y ácido sulfúrico 1 M (300 ml). La mezcla se agitó durante 10 minutos y se permitió que las capas se separaran. El extracto orgánico se recogió y se lavó con carbonato de sodio saturado (500 ml) y agua (500 ml). La solución se secó sobre sulfato de magnesio. Se filtró y se concentró a presión reducida para proporcionar 1-[(3aR,4S,6aS)-6a-(5-bromo-2-fluoro-fenil)-4-(tritiloximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-1-il]etanona (235 g, 93%) como un sólido gris.
Preparación 10
1-[(3aR,4S,6aS)-6a-(5-bromo-2-fluorofenil)-4-(hidroximetil)tetrahidro-1H,3H-furo[3,4-c][1,2]oxazol-1-il]etanona

Esquema 2, Etapa A: En un reactor encamisado de 20 l, se añadió cloruro de acetilo (290 ml, 4.075 mmol) a una solución de (3aR,4S,6aR)-6a-(5-bromo-2-fluoro-fenil)-4-(tritiloximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol (1.996 g, 3.384 mmol), DMAP (56,0 g, 458 mmol), piridina (500 ml, 6.180 mmol) en diclorometano (10 l) bajo nitrógeno manteniendo la temperatura interior por debajo de 10°C. Después de completada la adición (1 hora), se calentó a 20°C y se agitó durante la noche. Si la reacción era incompleta, se añadió cloruro de acetilo, DMAP, piridina y diclorometano hasta que se observe la reacción completa. La mezcla de reacción se enfrió a 0°C y se añadió lentamente agua (5 l), la mezcla de reacción se agitó a 10°C durante 30 minutos y se permitió que las capas se separaran. El extracto orgánico se recogió y la parte acuosa se lavó con diclorometano (1 l). Los extractos orgánicos combinados se lavaron con ácido clorhídrico acuoso 1 N (2 * 4 l), la parte acuosa se extrajo con diclorometano (2 * 1 l). Los extractos orgánicos combinados se lavaron con agua (4 l) y el disolvente se eliminó bajo presión reducida, para proporcionar un volumen total de aproximadamente 5 l. Se añadió ácido fórmico al 90% (1.800 ml) y se mantuvo a temperatura ambiente durante 3 días. Se calentó a 40°C durante 2 horas y, a continuación, el disolvente se eliminó a presión reducida. El residuo se diluyó con metanol (4 l) y se añadió lentamente carbonato de sodio acuoso saturado (3 l). Se añadió carbonato de sodio sólido (375 g) para ajustar el pH a 8 9. Se agitó a 45°C durante 1 hora y, a continuación, se enfrío a temperatura ambiente. Los sólidos se eliminaron mediante filtración, se lavaron con metanol (4 * 500 ml), a continuación, se trataron con hidróxido de sodio acuoso 2 N (100 ml) y se dejaron reposar a temperatura ambiente durante 1 hora. Los sólidos se eliminaron mediante filtración, lavando con metanol (2 * 100 ml). El disolvente se evaporó a presión reducida y el residuo se repartió entre acetato de etilo (5 l) y agua (2 l). La parte acuosa se extrajo con acetato de etilo (2 l) y los extractos orgánicos combinados se lavaron con salmuera (2 * 1 l). El disolvente se eliminó a presión reducida, se añadió éter metil tert-butílico (2,5 l) y se evaporó hasta la sequedad.
Se añadió éter metil tert-butílico (4 l) y se agitó a 65°C durante 1 hora, se enfrío a temperatura ambiente y los sólidos se recogieron mediante filtración, se lavaron con éter metil tert-butílico (3 * 500 ml). Se secó al vacío hasta un sólido beige. Este sólido se calentó en tolueno (7,5 l) a 110°C hasta que se disolvió completamente, se enfrío a 18°C durante 1 hora y se agitó a esta temperatura durante 1 hora. Se calentó a 40°C y cuando se formó el precipitado, se enfrío a 18°C una vez más. Se agitó durante 45 minutos, a continuación, los sólidos se recogieron mediante filtración, se lavaron con tolueno (2 x 500 ml). El sólido se secó al vacío para obtener el compuesto del título (443,1 g, 36%, pureza del 95% determinada mediante LCMS). El filtrado se evaporó al vacío para proporcionar un residuo. El residuo se purificó mediante cromatografía flash en gel de sílice, eluyendo con acetato de etilo del 20% al 100% en isohexano. Las fracciones que contenían producto se suspendieron en éter metil tert-butílico (2 l) a 60°C durante 30 minutos, se enfrío a temperatura ambiente y los sólidos se recogieron mediante filtración, se lavaron con éter metil tert-butílico (2 * 200 ml). Los sólidos se secaron al vacío para proporcionar el compuesto del título como un sólido cristalino beige (304 g, 24%, pureza del 88% determinada mediante LCMS). El filtrado se evaporó al vacío hasta un residuo. El residuo se purificó mediante cromatografía flash sobre gel de sílice, eluyendo con acetato de etilo del 20% al 100% en isohexano para proporcionar el compuesto del título (57,8 g, 5%, pureza del 88% determinada mediante LCMS). ES/MS: m/z (79Br/®1Br) 360,0/362,0 [M+H].
Preparación alternativa 10
Esquema 2, Etapa A: Se añadió 1-[(3aR,4S,6aS)-6a-(5-bromo-2-fluoro-fenN)-4-(tritNoximetN)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-1-il]etanona (69 g, 114,5 mmol) a una solución de 15°C de monohidrato de ácido p-toluenosulfónico (2,2 g, 11,45 mmol), diclorometano (280 ml) y metanol (700 ml). Se agitó durante 18 horas y, a continuación, el disolvente se eliminó a presión reducida. El residuo se diluyó con diclorometano (350 ml) y se añadió carbonato de sodio acuoso 1 M (140 ml) y agua (140 ml). Las capas se separaron y la capa orgánica se evaporó bajo presión reducida. Se añadió tolueno (350 ml) al residuo y se calentó a reflujo durante 1 hora. Se enfrío a 10-15°C a una velocidad de 10°C/hora. Los sólidos se recogieron mediante filtración y se lavaron con tolueno (70 ml). El sólido se secó al vacío para obtener el compuesto del título (30 g, 65%) como un sólido gris.
Preparación 11
Ácido (3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluoro-fenil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-4-carboxílico

Esquema 2, Etapa B: Se añadió agua (2 l) a una suspensión de 1-[(3aR,4S,6aS)-6a-(5-bromo-2-fluorofenil)-4-(hidroximetil)tetrahidro-1H,3H-furo[3,4-c][1,2]oxazol-1-il]etanona (804,9 g, 2.177 mmol), (2,2,6,6-tetrametil-piperidin-1-il)oxilo (40,0 g, 251 mmol) en acetonitrilo (4,5 l) en un reactor encamisado de 20 l y se enfrío a una temperatura interior de 5°C. Se añadió (diacetoxiyodo)benceno (1.693 g, 4.993,43 mmol) en porciones durante 30 minutos. La exotermia se controló usando enfriamiento del reactor y, a continuación, manteniendo a 20°C hasta que LCMS mostró una reacción completa. Se añadió lentamente una suspensión de bisulfito de sodio (70 g, 672,68 mmol) en agua (300 ml) a temperatura ambiente, manteniendo la temperatura interior por debajo de 25°C. Se agitó durante 30 minutos y, a continuación, se enfrío a 5°C. Se añadió agua (2 l), a continuación, se añadió lentamente 47% en peso de hidróxido de sodio acuoso (780 ml) durante un período de 1 hora manteniendo la temperatura interior por debajo de 10°C. Se añadió acetato de etilo (2 l) e isohexano (5 l), se agitó vigorosamente y las capas se separaron. Las capas orgánicas bifásicas se extrajeron con agua (1 l) y la parte acuosa combinada se lavó con éter metil tert-butílico (2,5 l). Los extractos acuosos se enfriaron a 5°C y se añadió lentamente ácido clorhídrico al 37% (1,4 l) durante 30 minutos manteniendo la temperatura interior a aproximadamente 5°C. Se añadió acetato de etilo (5 l), las capas se separaron y la parte orgánica se lavó con salmuera (3 * 1 l). Los extractos acuosos combinados se extrajeron con acetato de etilo (2,5 l), las partes orgánicas se combinaron con salmuera (1 l), a continuación, se secaron con sulfato de sodio y se filtraron. Las partes orgánicas se diluyeron con heptano (2,5 l) y se evaporaron hasta la sequedad bajo presión reducida. Se añadió éter metil tert-butílico (1,5 l) y heptano (1,5 l) y se evaporó hasta la sequedad. Se añadió heptano (2,5 l) y se evaporó hasta la sequedad dos veces. Se añadieron heptano (500 ml) y éter metil tert-butílico (500 ml) y se agitó a 40°C durante 30 minutos, a continuación, el precipitado se recogió mediante filtración, se lavó con heptano/éter metil tert-butílico (1:1, 1 l), a continuación, éter metil tert-butílico (3 x 300 ml) y se secó con aire para proporcionar el compuesto del título como un sólido cristalino beige (779 g, 91%). ES/MS: m/z (79Br/®1Br) 374,0/376,0 [M+H]. [a]D20 = -19,0° (C = 1,004, cloroformo).
Preparación alternativa 11
Esquema 2, Etapa B: Se añadieron agua (150 ml) y acetonitrilo (150 ml) a 1-[(4S,6aS)-6a-(5-bromo-2-fluoro-fenil)-4-(hidroximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-1-il]etanona (30 g, 73,3 mmol), TEMPO (1,14 g, 7,30 mmol) y (diacetoxiyodo)benceno (51,9 g, 161 mmol). Se enfrío a 15°C y se agitó durante 2 horas. Se añadieron lentamente tiosulfato de sodio (21 g) y carbonato de potasio (22 g) en agua (150 ml) a temperatura ambiente. Se agitó durante 1 hora y, a continuación, se añadió éter metil tert-butílico (150 ml). Las capas se separaron y el pH de la capa acuosa se ajustó a 2-3 con ácido sulfúrico concentrado. Se añadió acetato de etilo (150 ml) y las capas se separaron. La capa orgánica se evaporó hasta la sequedad bajo presión reducida. Se añadió n-heptano (90 ml) y se calentó a reflujo durante 1 hora. Se enfrío a 15°C y, a continuación, el precipitado se recogió mediante filtración, se lavó con n-heptano (90 ml). Se secó al vacío para proporcionar el compuesto del título como un sólido blanco (27 g, 98%).
Preparación 12
(3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluorofenil)-N-metoxi-N-metiltetrahidro-1H,3H-furo[3,4-c][1,2]oxazol-4-carboxamida

Esquema 2, Etapa C: En un reactor encamisado de 10 l, se enfrío una solución de ácido (3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluoro-fenil)-3,3a,4,6 -tetrahidrofuro[3,4-c]isoxazol-4-carboxílico (771 g, 2.019 mmol) en diclorometano (7,0 l) a 0°C bajo nitrógeno y se añadió CDI (400 g, 2.421 mmol) en porciones durante 40 minutos. La camisa del reactor se enfrió a -20°C y se agitó durante 1 hora y, a continuación, se añadió clorhidrato de N,O-dimetilhidroxilamina (260,0 g, 2.612 mmol) en porciones durante aproximadamente 30 minutos. Se agitó a -20°C durante 1 hora, a 0°C durante 2 horas y a 10°C durante 7 horas. Se añadió CDI (175 g, 1.058 mmol) y se agitó a 10°C durante la noche. Se añadió CDI adicional (180 g, 1.088 mmol) a 10°C y se agitó durante 1 hora, a continuación, se añadió clorhidrato de N,O-dimetilhidroxilamina (140 g, 1.407 mmol) y se continuó agitando a 10°C. Si la reacción era incompleta, podían realizarse cargas adicionales de CDI seguidas de clorhidrato de N,O-dimetilhidroxilamina hasta que se observó una reacción completa. La mezcla de reacción se enfrió a 5°C y se lavó con ácido clorhídrico acuoso 1 N (5 l) y, a continuación, ácido clorhídrico acuoso 2 N (5 l). La solución acuosa combinada se extrajo con diclorometano (1 l), el extracto orgánico se combinó y se lavó con agua (2,5 l), hidróxido de sodio acuoso 1 N (2,5 l) y agua (2,5 l), se secó sobre sulfato de magnesio, se filtró y se evaporó a presión reducida para proporcionar un residuo. Se añadió éter metil tert-butílico (3 l) y se evaporó a presión reducida. Se añadió éter metil tert-butílico adicional (2 l) y se agitó a 50°C durante 1 hora, se enfrío a 25°C y se agitó durante 30 minutos. Los sólidos resultantes se recogieron mediante filtración, se lavaron con éter metil tert-butílico (2 x 500 ml) y se secaron al vacío para proporcionar el compuesto del título (760 g, 88%) como un sólido blanco. ES/MS: m/z (79Br/®1Br) 417,0/419,0 [M+H].
Preparación alternativa 12
Esquema 2, Etapa C: Se enfrío una solución de ácido (3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluoro-fenil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-4-carboxílico (27 g, 70,7 mmol) en N,N-dimetilformamida (135 ml) a 0°C bajo nitrógeno y se añadió CDI (14,9 g, 91,9 mmol). Se agitó durante 1 hora y, a continuación, se añadió clorhidrato de N,O-dimetilhidroxilamina (9,0 g, 92 mmol) y trietilamina (14,3 g, 141 mmol). Se agitó a 15°C durante 16 horas. La mezcla de reacción se enfrió a 0°C y se añadió ácido sulfúrico acuoso 0,5 M (675 ml). Se agitó durante 1 hora. Los sólidos resultantes se recogieron mediante filtración. Los sólidos se suspendieron en éter metil tert-butílico (90 ml) durante 1 hora. Los sólidos se recogieron mediante filtración, se lavaron con éter metil tert-butílico (30 ml). Se secó al vacío para proporcionar el compuesto del título (23 g, 78%) como un sólido.
Preparación 13
1-[(3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluoro-fenil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-4-il]etanona

Esquema 2, Etapa D: En un reactor encamisado de 20 l, se enfrío una solución de (3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluorofenil)-N-metoxi-N-metiltetrahidro-1H,3H-furo[3,4-c][1,2]oxazol-4-carboxamida (654,0 g, 1.536 mmol) en THF (10 l) a -60°C y se añadió una solución 3,2 M de bromuro de metilmagnesio en 2-metiltetrahidrofurano (660 ml, 2.110 mmol) gota a gota, mientras se mantenía la temperatura interior por debajo de -40°C. La mezcla de reacción se agitó a -40°C durante 30 minutos, a continuación, se enfrío a -50°C y se añadió una solución de ácido clorhídrico acuoso 1 N (2 l) en THF (2 l) manteniendo la temperatura interior por debajo de -38°C. La temperatura se aumentó a 10°C y se añadieron acetato de etilo (5 l) y agua (1 l), se agitó y se permitió que la temperatura interior alcanzara los 5°C y las capas se separaron. La capa acuosa se extrajo con acetato de etilo (1 l) y los extractos orgánicos se combinaron. Los extractos orgánicos se lavaron con agua (2 l) y la capa acuosa se extrajo con acetato de etilo (1 l). El extracto orgánico se combinó y se lavó con salmuera (3 * 2 l), a continuación, se secó sobre sulfato de magnesio, se filtró y se evaporó a presión reducida hasta obtener un residuo. Se añadió ciclohexano (2,5 l), se agitó a 60°C durante 1 hora y, a continuación, a 20°C durante 30 minutos, y el sólido se recogió mediante filtración, lavando con ciclohexano (500 ml). El sólido se secó al vacío para obtener el compuesto del título como un sólido blanco (565 g, 99%). ES/MS: m/z (79Br/®1Br) 372,0/374,0 [M+H], [a]o20 = -58,0° (C = 1,000, cloroformo).
Preparación alternativa 13
Esquema 2, Etapa D: Se enfrío una solución de (3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluorofenil)-N-metoxi-N-metiltetrahidro-1H,3H-furo[3,4-c][1,2]oxazol-4-carboxamida (4,0 g, 9,59 mmol) en THF (60 ml) a -5°C y se añadió una solución 3,0 M de bromuro de metilmagnesio en 2-metiltetrahidrofurano (5,0 ml, 15 mmol) gota a gota, mientras se mantiene la temperatura interior entre -5 y 0°C. La mezcla de reacción se agitó entre -5 y 0°C durante 60 minutos y, a continuación, se añadió una solución de cloruro de amonio saturado (20 ml). Se añadió éter metil tert-butílico (40 ml), se permitió que la temperatura interior alcanzara 5°C y las capas se separaron. La capa orgánica se evaporó bajo presión reducida a un residuo. Se añadió n-heptano (50 ml), se agitó y el sólido se recogió mediante filtración. El sólido se secó al vacío para obtener el compuesto del título como un sólido (3,0 g, 77%).
Preparación 14
1-[(3aR,4S,6aS)-6a-(5-bromo-2-fluorofenil)-4-(1,1-difluoroetil)tetrahidro-1H,3H-furo[3,4-c][1,2]oxazol-1-il]etanona

Esquema 2, Etapa E: Se añadió 1-[(3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluoro-fenil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-4-il]etanona (5,08 g, 13,6 mmol) en una única porción a una suspensión agitada de tetrafluoroborato de difluoro(morfolin)sulfonio (10,02 g, 39,18 mmol) en diclorometano anhidro (100 ml) a 0-5°C. La mezcla se agitó durante 10 minutos y se añadió trihidrofluoruro de trietilamina (4,5 ml, 27 mmol) gota a gota durante 10 minutos. La mezcla de reacción se agitó en el baño de hielo durante 8 horas, a continuación, se calentó a temperatura ambiente y se agitó durante la noche. Se añadió carbonato de sodio acuoso saturado (100 ml) y se agitó durante 1 hora. Las capas se separaron y la parte acuosa se extrajo con diclorometano (2 * 50 ml). Los extractos orgánicos se combinaron y se lavaron con bicarbonato de sodio acuoso saturado (100 ml), ácido clorhídrico acuoso 2 N (2 * 100 ml) y salmuera (100 ml). Se evaporó hasta la sequedad a un sólido marrón claro y se disolvió en éter metil tert-butílico (300 ml) a 60°C. La solución caliente se filtró y el filtrado se evaporó para proporcionar un sólido marrón (5,3 g, 81%, pureza del 82% determinada mediante LCMS) que se usó sin purificación adicional. ES/MS: m/x (79Br/®1Br) 393,8/395,8 [M+H].
Preparación alternativa 14
Esquema 2, Etapa E: Se añadió XtaIFluor-M® (1,21 kg, 4,73 mol) en porciones a una solución agitada de 1-[(3aR,4S,6aS)-1-acetil-6a-(5-bromo-2-fluoro-fenil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol-4-il]etanona (565 g, 1,51 mol) en diclorometano anhidro (5 l) a -14°C. La mezcla se agitó durante 10 minutos y se añadió trihidrofluoruro de trietilamina (550 g, 3,34 mol) gota a gota durante 20 minutos. La mezcla de reacción se agitó a -10°C durante aproximadamente 10 horas, a continuación, se calentó a temperatura ambiente y se agitó durante la noche. Se añadió hidróxido de sodio acuoso al 50% (750 ml) lentamente, manteniendo la temperatura interior por debajo de 10°C, a continuación, se añadió agua (1,5 l) e hidrogenocarbonato de sodio acuoso saturado (1 l) y se agitó durante 30 minutos. Las capas se separaron y la parte acuosa se extrajo con diclorometano (1 l). Los extractos orgánicos se combinaron y se lavaron con salmuera (3 l), ácido clorhídrico acuoso 2 N (5 l) y salmuera (3 l). Se evaporó para proporcionar un residuo y se purificó mediante cromatografía en gel de sílice eluyendo con diclorometano al 50-100% en isohexano y, a continuación, éter tert butil metílico al 10% en diclorometano para proporcionar el compuesto del título como un polvo blanco (467 g, 73%, pureza del 94% determinada mediante LCMS). ES/MS: m/z (79Br/®1Br) 393,8/395,8 [M+H].
Preparación 15
(3aR,4S,6aS)-6a-(5-bromo-2-fluoro-fenil)-4-(1,1-difluoroetil)-3,3a,4,6-tetrahidro-1H-furo [3,4-c]isoxazol

Esquema 2, Etapa F: Se añadió ácido clorhídrico acuoso al 37% en peso (1,3 l, 16 mol) a una solución de 1-[(3aR,4S,6aS)-6a-(5-bromo-2-fluorofenil)-4-(1,1-difluoroetil)tetrahidro-1H,3H-furo[3,4-c][1,2]oxazol-1-il]etanona (570 g, 1,45 mol) en 1,4-dioxano (5 l) en un reactor encamisado de 10 l y se agitó a 100°C durante aproximadamente 3 horas o hasta que LCMS mostró una reacción completa. La mezcla de reacción se enfrió a 10°C, se diluyó con agua (1 l) y se añadió una mezcla de solución acuosa de hidróxido de sodio al 50% en peso (800 ml) y agua (1 l) lentamente, manteniendo la temperatura interior por debajo de 20°C. Se añadió acetato de etilo (2,5 l) y se agitó vigorosamente, antes de separar las capas y lavar la fase orgánica con salmuera (2 l), salmuera adicional (1 l) y agua (1 l). Se secó sobre sulfato de magnesio, se filtró y se concentró hasta la sequedad bajo presión reducida para proporcionar un residuo. Se añadió ciclohexano (2,5 l) y se evaporó hasta la sequedad, a continuación, se repitió para obtener el compuesto del título como un aceite marrón (527 g, 89%, pureza del 86% determinada mediante LCMS). ES/MS: m/z (79Br/81Br) 351,8/353,8 [M+H].
Preparación 16
[(2S,3R,4S)-4-amino-4-(5-bromo-2-fluorofenil)-2-(1,1-difluoroetil)tetrahidrofuran-3-il]metanol

Esquema 2, Etapa G: Se añadió zinc en polvo (6,0 g, 92 mmol) a una solución de (3aR,4S,6aS)-6a-(5-bromo-2-fluorofenil)-4-(1,1-difluoroetilo)-3,3a,4,6-tetrahidro-1H-furo[3,4-c]isoxazol (5,06 g, 13,4 mmol) en ácido acético (100 ml) a temperatura ambiente y se agitó durante la noche. La mezcla se diluyó con acetato de etilo (200 ml) y agua (300 ml) y se agitó vigorosamente mientras se añadía carbonato de sodio (97 g, 915 mmol). Las capas se separaron y la capa orgánica se lavó con salmuera (2 x 200 ml), se secó sobre sulfato de magnesio, se filtró y se concentró para proporcionar un residuo. El residuo se purificó mediante cromatografía en gel de sílice eluyendo con éter tert butil metílico del 0% al 100% en isohexano para proporcionar el compuesto del título como un sólido ceroso (4,67 g, 89%, pureza del 90% determinada
mediante LCMS). ES/MS: m/z (79Br/®1Br) 354,0/356,0 [M+H].
Preparación Alternativa 16
Esquema 2, Etapa G: Se añadió polvo de zinc (200 g, 3,06 mol) en porciones a una solución de (3aR,4S,6aS)-6a-(5-bromo-2-fluoro-fenN)-4-(1,1-difluoroetN)-3,3a,4,6-tetrahidro-1H-furo[3,4-c]isoxazol (304 g, pureza del 75%, 647 mmol) en ácido acético (2 l) y agua (2 l) a 20°C, a continuación, se calentó a 40°C y se agitó durante la noche. La mezcla se diluyó con agua (2 l) y se agitó vigorosamente mientras se añadió carbonato de sodio (4 kg, 43,4 mol), a continuación, a pH se ajustó a 8-9 con carbonato de sodio adicional. Se añadieron acetato de etilo (5 l) y agua (2.5 l), se agitó durante 30 minutos y se filtró a través de tierra de diatomeas lavando con acetonitrilo/agua 2:1. Las capas se separaron, la parte acuosa se extrajo con acetato de etilo (2 * 2,5 l) y los extractos orgánicos combinados se lavaron con salmuera (2 * 2,5 l), se secaron sobre sulfato de magnesio, se filtraron y se concentraron para proporcionar un residuo. El residuo se purificó mediante SFC, columna: Chiralpak AD-H (5), 50 * 250 mm; eluyente: etanol al 12% (dietilmetilamina al 0,2% en CO2; caudal: 340 g/minuto a UV 220 nm para proporcionar el compuesto del título como un sólido blanco (197,7 g, 84%). [a]o20 = -6,93° (C = 0,678, cloroformo). ES/MS: m/z (79Br/81Br) 354,0/356,0 [M+H].
Preparación 17
[(2S,3R,4S)-4-Amino-4-(5-bromo-2-fluoro-fenil)-2-(tritiloximetil)tetrahidrofuran-3-il]metanol

Esquema 1, Etapa F: Se añadió (3aR,4S,6aR)-6a-(5-bromo-2-fluoro-fenil)-4-(tritiloximetil)-3,3a,4,6-tetrahidrofuro[3,4-c]isoxazol (31,30 g, 55,9 mmol) a ácido acético (186 ml) para proporcionar una suspensión. Se añadió zinc (25,6 g, 391 mmol) y la mezcla de reacción se agitó vigorosamente durante 18 horas. La mezcla se diluyó con tolueno y se filtró a través de tierra de diatomeas. El filtrado se concentró a presión reducida. El residuo se solubilizó con acetato de etilo, se lavó con salmuera y bicarbonato de sodio saturado. Las fases se separaron, se secaron sobre sulfato de magnesio, se filtraron y se concentraron a presión reducida para proporcionar el compuesto del título (31,35 g, 99%). ES/MS m/e (79Br/81Br) 562/564 [M+H].
Preparación 18
N-[[(3S,4R,5S)-3-(5-bromo-2-fluoro-fenil)-4-(hidroximetil)-5-(tritiloximetil)tetrahidrofuran-3-il]carbamotioil]benzamida

Esquema 1, Etapa G: Se disolvió [(2S,3R,4S)-4-amino-4-(5-bromo-2-fluoro-fenil)-2-(tritiloximetil)tetrahidrofuran-3-il]metanol (31,35 g, 55,73 mmol) en diclorometano (557 ml) y se enfrío a 5°C. Se añadió isotiocianato de benzoilo (9,74 ml, 72,45 mmol). Una vez completada la adición, se dejó que la mezcla de reacción se calentara a temperatura ambiente y se agitó durante 2 horas. Se vertió en bicarbonato de sodio saturado, las fases se separaron y la fase acuosa se extrajo con diclorometano. El extracto orgánico se combinó y se secó sobre sulfato de magnesio. La solución se filtró y se concentró a presión reducida para proporcionar el compuesto del título (42,95 g, 106%). ES/MS m/e (79Br/81Br) 747/749 [M+Na].
Preparación 19
N-[(4aS,5S,7aS)-7a-(5-bromo-2-fluoro-fenil)-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida

Esquema 2, Etapa H: Se añadió isotiocianato de benzoilo (1,80 ml, 13,3 mmol,) a una solución de [(2S,3R,4S)-4-amino-4-(5-bromo-2-fluorofenil)-2-(1,1-difluoroetil)tetrahidrofurano-3-il]metanol (4,67 g, 11,9 mmol) en diclorometano (20 ml) a temperatura ambiente durante 1 hora hasta que LCMS mostró que la reacción se había completado. La mezcla de reacción se evaporó a un residuo bajo vacío. Se añadió ciclohexano (50 ml), se calentó a 60°C y se añadió éter metil tertbutílico hasta que el precipitado se disolvió completamente (100 ml). La solución caliente se filtró, se enfrío a temperatura ambiente y ser evaporó lentamente a presión reducida hasta la formación de un precipitado blanco. El disolvente se eliminó a presión reducida y el residuo se disolvió en diclorometano anhidro (30 ml), se añadió piridina (2,4 ml, 30 mmol) y la solución se enfrío a -25°C. Se añadió anhídrido trifluorometanosulfónico (2,2 ml 13 mmol) gota a gota durante 30 minutos y se dejó calentar a 0°C durante 1 hora. La mezcla de reacción se lavó con agua (25 ml), ácido clorhídrico acuoso 2 N (25 ml), agua (25 ml), bicarbonato de sodio acuoso saturado (25 ml) y agua (25 ml), se secó sobre sulfato de magnesio, se filtró y se concentró hasta la sequedad. El residuo se purificó mediante cromatografía en gel de sílice eluyendo con éter tert butil metílico al 5% en diclorometano para proporcionar el compuesto del título como una espuma de color amarillo claro (5,0 g, 76%, pureza del 90% determinada mediante LCMS). ES/MS: m/z (79Br/®1Br) 499,0/501,0 [M+H].
Preparación alternativa 19
Esquema 2, Etapa H: Se añadió isotiocianato de benzoilo (98 ml, 724,9 mmol,) a una solución de [(2S,3R,4S)-4-amino-4-(5-bromo-2-fluorofenil)-2-(1,1-difluoroetil)tetrahidrofuran-3-il]metanol (197,6 g, 546,7 mmol) en diclorometano (1,2 l) a 30°C durante 1 hora. Se añadió CDI (101 g, 610,4 mmol) y se agitó a temperatura ambiente durante 3 horas. Pueden realizarse cargas adicionales de CDI para garantizar el consumo completo del intermedio de tiourea. Se calentó a 90°C durante 42 horas y la solución se enfrío a temperatura ambiente. La mezcla de reacción se diluyó con acetato de etilo (2 l) y se añadió ácido clorhídrico acuoso 2 N (2 l), se agitó, se añadió salmuera (1 l) y las capas se separaron. La capa orgánica se lavó con ácido clorhídrico acuoso 2 N (0,5 l), salmuera (2 * 1 l) y bicarbonato de sodio acuoso saturado (1 l). Se secó sobre sulfato de magnesio, se filtró y se concentró para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice eluyendo con 0-100% de acetato de etilo en isohexano para proporcionar el compuesto del título como un sólido amarillo claro (234 g, 83%). ES/MS: m/z (79Br/®1Br) 499,0/501,0 [M+H].
Preparación 20
N-[(4aS,5S,7aS)-7a-(5-bromo-2-fluoro-fenil)-5-(tritiloximetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida

Esquema 1, Etapa H: Se disolvió N-[[(3S,4R,5S)-3-(5-bromo-2-fluoro-fenil)-4-(hidroximetil)-5-(tritiloximetil)tetrahidrofurano -3-il]carbamotioil]benzamida (42,95 g, 59,18 mmol) en diclorometano (591 ml) y se enfrío a -20°C. Se añadió piridina (12,0 ml, 148,0 mmol), seguido de anhídrido trifluorometanosulfónico (10,97 ml, 65,10 mmol). Se supervisó la adición manteniendo la temperatura por debajo de -20°C. La mezcla de reacción se agitó a -20°C durante 30 minutos. Se dejó
que la mezcla de reacción se calentara a temperatura ambiente. Se vertió en cloruro de amonio saturado, las fases se separaron y la fase acuosa se extrajo con diclorometano. El extracto orgánico se combinó y se secó sobre sulfato de magnesio. La solución se filtró y se concentró a presión reducida para proporcionar el compuesto del título (45,24 g, 108%). ES/MS m/e (79Br/®1Br) 707/709 [M+H].
Preparación 21
N-[(4aS,5S,7aS)-7a-(5-bromo-2-fluoro-fenil)-5-(hidroximetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida

Esquema 1, Etapa I: Se disolvió N-[(4aS,5S,7aS)-7a-(5-bromo-2-fluoro-fenil)-5-(tritiloximetil)-4,4a,5,7-tetrahidrofuro[3, 4-d][1,3]tiazin-2-il]benzamida (45,24 g, 63,93 mmol) en ácido fórmico (160 ml) y se agitó a temperatura ambiente durante 1 hora. Se añadió agua (29 ml) durante un período de 5 minutos. Se agitó durante 50 minutos. La mezcla se concentró a presión reducida hasta un residuo. El residuo se disolvió en metanol (639 ml), se añadió trietilamina (26,7 ml, 191,8 mmol) y se agitó durante la noche a temperatura ambiente. Se vertió en salmuera, las fases se separaron y la fase acuosa se extrajo con cloroformo. El extracto orgánico se combinó y se secó sobre sulfato de magnesio. Se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con acetona:hexanos (gradiente de 25-38%), para proporcionar el compuesto del título (16,04 g, 54%). ES/MS m/e (79Br/®1Br) 465/467 [M+H].
Preparación 22
Ácido (4aS,5S,7aS)-2-benzamido-7a-(5-bromo-2-fluoro-fenil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-5-carboxílico

Esquema 1, Etapa J: Se añadió N-[(4aS,5S,7aS)-7a-(5-bromo-2-fluoro-fenil)-5-(hidroximetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida (16,04 g, 34,47 mmol) a DMSO (172 ml). Se añadió ácido 2-yodoxibenzoico (35,56 g, 120,70 mmol) y se agitó a temperatura ambiente durante 3 horas. La mezcla de reacción se diluyó con cloroformo (300 ml) y se vertió en cloruro de amonio saturado (400 ml). La fase orgánica se separó y se secó sobre sulfato de magnesio. La solución se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se disolvió en acetato de etilo (400 ml) y se lavó con cloruro de amonio saturado (2 x 250 ml). La fase orgánica se separó, se secó sulfato de magnesio, se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se disolvió en una mezcla de diclorometano:metanol y se añadió éter dietílico hasta que precipitó un sólido. El sólido se recogió mediante filtración y se secó a presión reducida para proporcionar el compuesto del título (5,78 g, 35%). ES/MS m/e (79Br/®1Br) 479/481 [M+H].
Preparación 23
(4aS,5S,7aS)-2-benzamido-7a-(5-bromo-2-fluoro-fenil)-N-metoxi-N-metil-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-5-carboxamida
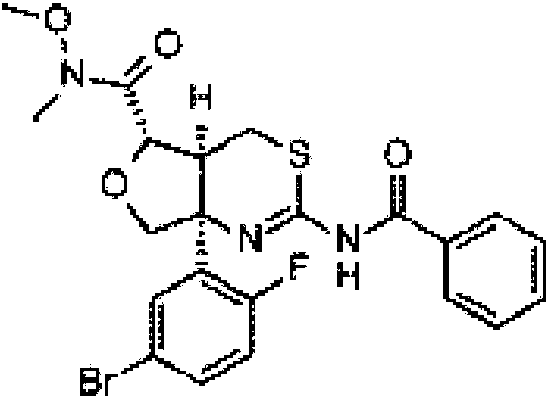
Esquema 1, Etapa K: Se disolvió ácido (4aS,5S,7aS)-2-benzamido-7a-(5-bromo-2-fluorofenil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-5-carboxílico (5,78 g, 12,1 mmol) en diclorometano (201 ml) y clorhidrato de N,O-dimetilhidroxilamina (1,76 g, 18,1 mmol). Se añadió trietilamina (5,29 ml, 36,2 mmol) seguido de HATU (7,02 g, 18,1 mmol). Se agitó a temperatura ambiente durante 3 días. Se vertió en cloruro de amonio saturado, las fases se separaron y la fase acuosa se extrajo con acetato de etilo. Los extractos orgánicos se combinaron y se secaron sobre sulfato de magnesio. Se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con acetato de etilo:diclorometano (gradiente 0-50%) para proporcionar el compuesto del título (4,15 g, 66%). ES/MS m/e (79Br/®1Br) 522/524 [M+H].
Preparación 24
N-[(4aS,5S,7aS)-5-acetil-7a-(5-bromo-2-fluoro-fenil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida

Esquema 1, Etapa L: Se añadió gota a gota a una solución a -78°C de (4aS,5S,7aS)-2-benzamido-7a-(5-bromo-2-fluorofenil)-N-metoxi-N-metil-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-5-carboxamida (1,51 g, 2,89 mmol) en THF (57,8 ml) bromuro de metilmagnesio (3,0 mol/l en éter dietílico, 4,8 ml, 14,5 mmol). La reacción se agitó a -78°C durante 5 minutos y se dejó calentar gradualmente a temperatura ambiente. Se agitó durante 30 minutos. La reacción se desactivó con metanol (4 ml), se diluyó con cloruro de amonio saturado y se extrajo con acetato de etilo. El extracto orgánico se combinó y se secó sobre sulfato de sodio. Se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con acetato de etilo:hexanos (gradiente 0-100%) para proporcionar el compuesto del título (1,28 g, 93%). ES/MS m/e (79Br/®1Br) 477/479 [M+H].
Preparación 25
N-[(4aS,5S,7aS)-7a-(5-bromo-2-fluoro-fenil)-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida

Esquema 1, Etapa M: Se añadieron juntos diclorometano (34 ml), trifluoruro de bis(2-metoxietil)aminosulfuro (1,52 ml, 6,88 mmol) y dietil eterato de trifluoruro de boro (0.89 ml, 6.88 mmol). Se agitó a temperatura ambiente durante 2 horas. Se añadió N-[(4aS,5S,7aS)-5-acetil-7a-(5-bromo-2-fluoro-fenil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida (0,821 g, 1,72 mmol) en una porción, seguido de trihidrofluoruro de trietilamina (1,13 ml, 6,88 mmol). Se agitó a temperatura ambiente durante 18 horas. Se vertió en cloruro de amonio saturado, las fases se separaron y la fase acuosa
se extrajo con acetato de etilo. El extracto orgánico se combinó y se secó sobre sulfato de magnesio. Se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con diclorometano:hexanos (gradiente 80-100%), para proporcionar el compuesto del título (0,552 g, 64%). ES/MS m/e (79Br/®1Br) 499/501 [M+H].
Preparación 26
N-[(5S,7aS)-5-(1,1-difluoroetil)-7a-[2-fluoro-5-[(trifluoroacetil)amino]fenil}-4a,5,7,7a-tetrahidro-4H-furo[3,4-d][1,3]tiazin-2-il]benzamida

Esquema 5, Etapa A: Se disolvió N-[(4aS,5S,7aS)-7a-(5-bromo-2-fluorofenil)-5-(1,1-difluoroetil)-4a,5,7,7a-tetrahidro-4H-furo[3,4-d][1,3]tiazin-2-il]benzamida (234 g, 454,6 mmol) en 1,4-dioxano (2 l) y se añadieron tamices moleculares de 4 A (37 g), 2,2,2-trifluoroacetamida (91 g, 780,9 mmol), carbonato de potasio finamente molido (114 g, 824,9 mmol), yoduro de sodio (117 g, 780,6 mmol), yoduro de cobre (I) (17,5 g, 91,9 mmol) y trans-N,N'-dimetil-1,2-ciclohexano diamina racémica (20 g, 140,6 mmol) bajo una corriente de nitrógeno. El recipiente se purgó con 3 conmutadores de nitrógeno al vacío y se calentó a 123°C durante 18 horas. Se enfrío a temperatura ambiente y la solución se filtró a través de tierra de diatomeas, y se lavó con acetato de etilo. Se añadió cloruro de amonio acuoso saturado (2 l) y se agitó vigorosamente durante 45 minutos. Las capas se separaron y la capa orgánica se lavó con cloruro de amonio acuoso saturado (3 x 1 l), salmuera (300 ml), se secó sobre sulfato de magnesio, se filtró y se evaporó para proporcionar un residuo. El residuo se purificó mediante cromatografía en gel de sílice eluyendo con acetato de etilo al 0-100% en isohexano para proporcionar el compuesto del título como un sólido amarillo claro (297,9 g, 95%, pureza del 81%). ES/MS: m/z 532,0 [M+H].
Preparación 27
N-[(4aS,5S,7aS)-7a-(5-amino-2-fluoro-fenil)-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d ][1,3]tiazin-2-il]benzamida

Esquema 1, Etapa N: Se combinaron N-[(4aS,5S,7aS)-7a-(5-bromo-2-fluoro-fenil)-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida (0,372 g, 0,74 mmol) y (1R,2R)-N,N'-dimetil-1,2-ciclohexanodiamina (0,037 ml, 0,22 mmol) en etanol (30 ml). Se añadió azida de sodio (0,194 g, 2,98 mmol), seguido de ascorbato de sodio (solución 0,66 M, 0,50 ml, 0,33 mmol). La parte superior del matraz se purgó con nitrógeno y se añadió sulfato cúprico (solución 0,33 M, 0,68 ml, 0,22 mmol). La mezcla de reacción se calentó a 80°C y se agitó durante 5 horas. La reacción se enfrío y se añadió agua fría. La mezcla se extrajo con acetato de etilo. El extracto orgánico se combinó y se secó sobre sulfato de sodio. Se filtró y se concentró a presión reducida para proporcionar un residuo. El residuo se combinó con paladio (10% en masa sobre carbono, 0,35 g, 0,16 mmol) en etanol (50 ml) y THF (10 ml). La mezcla se purgó con nitrógeno y con hidrógeno. Se agitó a temperatura ambiente por debajo de 3,51 kg/cm2 (50 psi) de hidrógeno durante 1 hora. El catalizador se filtró y se lavó con acetato de etilo. La solución se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con acetato de etilo:diclorometano (gradiente 0-20%), para proporcionar el compuesto del título (0,2184 g, 67%). ES/MS m/z 436 (M+H).
Preparación alternativa 27
Esquema 5, Etapa B: Se añadió amoníaco 7 N en metanol (600 ml, 4,2 mol) a una suspensión agitada de N-[(5S, 7aS)-5-(1,1-difluoroetil)-7a-[2-fluoro-5-[(trifluoroacetil)amino]fenil}-4a,5,7,7a-tetrahidro-4H-furo[3,4-d][1,3]tiazin-2-il]benzamida (250 g, pureza del 80%, 376,3 mmol) en metanol (200 ml) a temperatura ambiente y se agitó a temperatura ambiente durante 18 horas. Se evaporó hasta la sequedad para proporcionar el compuesto del título como una goma marrón (190 g, 375,2 mmol, pureza del 86%). ES/MS: m/z 436,0 [M+H].
Preparación 28
(4aS,5S,7aS)-7a-(5-amino-2-fluorofenil)-5-(1,1-difluoroetil)-4a,5,7,7a-tetrahidro-4H-furo[3,4-d][1,3]tiazin-2-amina

Esquema 4, Etapa A: Se disolvió N-[(4aS,5S,7aS)-7a-(5-amino-2-fluoro-fenil)-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida (216,4 g, pureza del 88%, 435,9 mmol) en piridina (400 ml), etanol (100 ml) y THF (300 ml). Se añadió clorhidrato de O-metilhidroxilamina (190 g, 2.275,0 mmol) y se agitó a temperatura ambiente durante 18 horas. Se diluyó con 2-metiltetrahidrofurano (1 l) y se lavó con agua (2 * 300 ml). La capa orgánica se aisló y se añadió hidróxido de amonio acuoso al 35% (100 ml) a la parte acuosa. Se extrajo con 2-metiltetrahidrofurano (300 ml), a continuación, se saturó con cloruro de sodio y se extrajo con 2-metiltetrahidrofurano (2 * 300 ml). Los extractos orgánicos se combinaron, se lavaron con salmuera (300 ml) y se evaporaron hasta obtener un residuo. Se disolvió en metanol (200 ml), se añadió amoníaco 7 N en metanol (100 ml, 700 mmol) y se agitó a temperatura ambiente durante 18 horas. Puede añadirse amoníaco adicional si queda alguna impureza de trifluoracetamida. El disolvente se eliminó a presión reducida y el residuo se disolvió en ácido clorhídrico acuoso 2 N (1,5 l). Se extrajo con diclorometano (6 * 500 ml), las capas orgánicas se combinaron y el disolvente se eliminó a presión reducida hasta un volumen total de aproximadamente 1 l. Se lavó con ácido clorhídrico acuoso 2 N (300 ml) y se combinaron todos los lavados acuosos. Se añadió 2-metiltetrahidrofurano (1 l) y se agitó vigorosamente mientras el pH se ajustaba a básico con bicarbonato de sodio hasta que no se observó evolución de gas. Las capas se separaron y la parte acuosa se extrajo con 2-metiltetrahidrofurano (2 * 500 ml). Los extractos orgánicos combinados se secaron con sulfato de magnesio, se filtraron y se evaporaron para proporcionar un sólido marrón. El residuo se purificó mediante cromatografía en gel de sílice eluyendo con 0-100% de diclorometano en THF. Las fracciones que contenían producto se evaporaron con acetato de etilo/heptano para proporcionar el compuesto del título como un polvo fino de color beige (106 g, 70%, pureza del 95%). ES/MS: m/z 332,0 [M+H], [a]D20 = 42,11° (C = 0,532, cloroformo).
Preparación 29
N-[3-[(4aS,5S,7aS)-2-benzamido-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-cianopiridin-2-carboxamida.
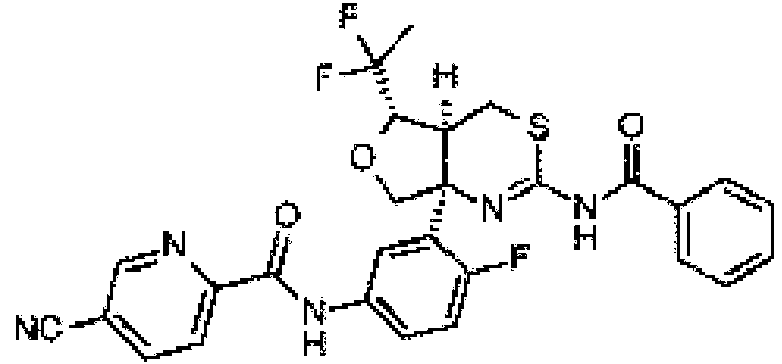
Esquema 3, Etapa A: Se añadió N,N-diisopropiletilamina (0,032 ml, 0,1837 mmol) a una mezcla de N-[(4aS,5S,7aS)-7a-(5-amino-2-fluoro-fenil)-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-2-il]benzamida (0,040 g, 0,09185 mmol), ácido 5-cianopiridin-2-carboxílico (0,0203 g, 0,1378 mmol) y 1-hidroxi-7-azabenzotriazol (0,0191 g, 0,1378 mmol) en diclorometano (2 ml) y dimetilformamida (0,5 ml). Se añadió clorhidrato de 1-(3-dimetilaminopropil)-3-etilcarbodiimida (0,026 g, 0,1378 mmol) en una porción. La mezcla de reacción se agitó a temperatura ambiente durante 18 horas. Se diluyó con acetato de etilo y se lavó con agua y salmuera. Se extrajo con acetato de etilo. Los extractos orgánicos se combinaron y se secaron sobre sulfato de sodio. Se filtró y se concentró a presión reducida para proporcionar un residuo.
El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con éter metil-tert-butílico:didorometano (gradiente 0-10%), para proporcionar el compuesto del título (0,0465 g, 90%). ES/MS m/z 566 (M+1).
Ejemplo 1
N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida

Esquema 3, Etapa B; Se calentó a 50°C durante 18 horas una mezcla de N-[3-[(4aS,5S,7aS)-2-benzamido-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida (0,0465 g, 0,0822 mmol), clorhidrato de O-metilhidroxilamina (0,0687 g, 0,8220 mmol) y piridina (0,066 ml, 0,8220 mmol) en THF (1,5 ml) y etanol (1,5 ml). La mezcla se concentró a presión reducida para proporcionar un residuo. El residuo se purificó mediante cromatografía sobre gel de sílice, eluyendo con NH37 N en metanol:diclorometano (gradiente de 0-2%), para proporcionar el compuesto del título (0,026 g, 68%). ES/MS m/z 462 (M+1).
Ejemplo 1a
Hemihidrato de 4-metilbencenosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida (1:1:0,5)

Se añadieron juntos N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluorofenil]-5-ciano-piridin-2-carboxamida (150 mg, 0,33 mmol) y THF (2 ml) y se agitó a temperatura ambiente para disolverlos. Se añadió hidrato de ácido p-toluenosulfónico (0,095 g, 0,5 mmol) y la solución se calentó a 50°C. Se añadió agua en alícuotas de 200 microlitros y se observó precipitación después de aproximadamente 2 ml de adición total. Se agitó a 50°C durante varias horas para proporcionar una suspensión espesa. Se añadió THF adicional (1 ml) para mejorar la mezcla. Se enfrío a temperatura ambiente durante unas pocas horas y se filtró mediante filtración al vacío. Se lavó con un mínimo de THF. Dejar secar al aire durante la noche para proporcionar el compuesto del título.
Ejemplo de preparación alternativo 1a
Hemihidrato de 4-metilbencenosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida (1:1:0,5)
Se añadieron juntos N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluorofenil]-5-ciano-piridin-2-carboxamida (1,5 g, 3,3 mmol) y THF (12 ml) y se agitaron a temperatura ambiente para disolverlos. Se calentó a 60°C y se añadió hidrato de ácido p-toluenosulfónico (0,75 g, 3,96 mmol) y agua (5 ml). Se formó un precipitado blanco después de 5 minutos de agitación. Se agitó a 60°C durante varias horas para proporcionar una suspensión espesa. Se enfrío a temperatura ambiente durante unas pocas horas y se filtró mediante filtración al vacío. Se dejó secar al aire durante la noche para proporcionar el compuesto del título.
Difracción de rayos X en polvo (XRD)
Los patrones XRD de sólidos cristalinos se obtienen en un difractómetro de rayos X en polvo Bruker D4 Endeavour,
equipado con una fuente CuKa A = 1,54060 A) y un detector Vantec, funcionando a 35 kV y 50 mA. La muestra se escanea entre 4 y 40° en 20, con un tamaño de paso de 0,009° en 20 y una velocidad de escaneo de 0,5 segundos/etapa, y con una divergencia de 0,6 mm, anti-dispersión fija de 5,28 y rendijas detectoras de 9,5 mm. El polvo seco se empaqueta en un soporte de muestra de cuarzo y se obtiene una superficie lisa usando un portaobjetos de vidrio. Los patrones de difracción de forma cristalina se recogen a temperatura y humedad relativa ambiente. Es bien conocido en la técnica de cristalografía que, para cualquier forma de cristal determinada, las intensidades relativas de los picos de difracción pueden variar debido a una orientación preferente resultante de factores tales como la morfología y el hábito de los cristales. Cuando los efectos de la orientación preferente están presentes, las intensidades de pico se alteran, pero las posiciones de pico características del polimorfo se mantienen inalteradas. Véase, por ejemplo, The United States Pharmacopeia # 23, National Formulary # 18, páginas 1843-1844, 1995. Además, también es bien conocido en la técnica de cristalografía que, para cualquier forma de cristal determinada, las posiciones de pico angulares pueden variar ligeramente. Por ejemplo, las posiciones de pico pueden desplazarse debido a una variación en la temperatura o en la humedad a la que se analiza una muestra, el desplazamiento de la muestra o la presencia o ausencia de un estándar interno. En el presente caso, una variabilidad de la posición de pico de ± 0,2 en 20 tendrá en cuenta estas potenciales variaciones sin obstaculizar la identificación inequívoca de la forma de cristal indicada. La confirmación de una forma cristalina puede realizarse en base a cualquier combinación única de picos distintivos (en unidades de °20), típicamente los picos más prominentes. Los patrones de difracción de formas cristalinas, recogidos a temperatura y humedad relativa ambiente, se ajustan en base a los picos estándar NIST 675 a 8,853 y 26,774° 2-theta.
Una muestra preparada de hemihidrato de 4-metilbencenosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida cristalino (1:1:0,5) se caracteriza por un patrón XRD usando radiación CuKa que tiene picos de difracción (valores 2-theta) según se describen en la Tabla 1 y, en particular, que tienen picos a 6,8° en combinación con uno o más de los picos seleccionados de entre el grupo que consiste en 19,7°, 14,9° y 10,3°; con una tolerancia para los ángulos de difracción de 0,2 grados.
Tabla 1: Picos de difracción de rayos X en polvo del Ejemplo cristalino 1a

Ejemplo 1b
Metanosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluorofenil]-5-ciano-piridin-2-carboxamida

Se añadieron juntos N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluorofenil]-5-ciano-piridin-2-carboxamida (150 mg, 0,33 mmol) y THF (2 ml) y se agitaron a temperatura ambiente para disolverlos. Se añadió ácido metanosulfónico (0,095 g, 0,5 mmol) y la solución se calentó a 50°C. Se añadió agua en porciones alícuotas de 200 microlitros hasta una adición total de 2 ml. Se agitó a 25°C y no se observó precipitación. Se concentró bajo nitrógeno a A volumen y se observó un precipitado. La suspensión se calentó a 60°C y se observó una solución transparente después de aproximadamente 10 minutos. Se calentó a 60°C durante 1 hora. Se enfrío a temperatura ambiente para proporcionar una suspensión blanca y la mezcla se agitó durante varias horas. El sólido se aisló mediante filtración al vacío y se lavó con una cantidad mínima de agua. Se dejó secar al aire durante la noche para proporcionar el compuesto del título como un sólido cristalino.
Procedimientos de ensayo in vitro:
Para evaluar la selectividad de BACE1 sobre BACE2, el compuesto de ensayo se evaluó en FRET y ensayos enzimáticos basados en detección de inmunoensayo usando sustratos específicos para BACE1 y BACE2, tal como se describe a continuación. Para los ensayos enzimáticos y celulares in vitro, el compuesto de ensayo se preparó en DMSO para formar una solución madre 10 mM. La solución madre se diluyó en serie en DMSO para obtener una curva de dilución de diez puntos con concentraciones de compuesto finales que variaban de 10 pM a 0,05 nM en una placa de 96 pocillos de fondo redondo antes de realizar los ensayos enzimáticos in vitro y de células completas.
Ensayos de inhibición de proteasas in vitro:
Expresión de huBACE1:Fc y huBACE2:Fc.
El BACE1 humano (número de acceso: AF190725) y el BACE2 humano (número de acceso: AF 204944) se clonaron a partir de ADNc cerebral total mediante RT-PCR. Las secuencias de nucleótidos correspondientes a las secuencias de aminoácidos n° 1 a 460 se insertaron en el ADNc que codifica el polipéptido IgG1 humano (Fc) (Vassar et al., Science, 286, 735-742 (1999)). Esta proteína de fusión de BACE1 (1-460) o BACE2 (1-460) y Fc humana, denominada huBACE1:Fc y huBACE2:Fc respectivamente, se construyó en el vector pJB02. La BACE1 humana (1-460):Fc (huBACE1:Fc) y la BACE2 humana (1-460):Fc (huBACE2:Fc) se expresaron transitoriamente en células HEK293. El ADNc (250 pg) de cada construcción se mezcló con Fugene 6 y se añadió a 1 litro de células HEK293. Cuatro días después de la transfección, los medios condicionados se cosecharon para la purificación. huBACE1:Fc y huBACE2:Fc se purificaron mediante cromatografía de proteína A tal como se describe a continuación. Las enzimas se almacenaron a -80°C en pequeñas alícuotas (véase Yang, et. al., J. Neurochemistry, 91(6) 1249-59 (2004).
Purificación de huBACE1:Fc y huBACE2:Fc.
Se recogieron los medios condicionados de células HEK293 transfectadas transitoriamente con ADNc de huBACE1:Fc o huBACE2:Fc. Los restos celulares se eliminaron filtrando los medios condicionados a través de un filtro estéril de 0,22 pm. Se añadieron 5 ml de proteína A-agarosa (volumen de lecho) a 4 litros de medios acondicionados. Esta mezcla se agitó suavemente durante la noche a 4°C. La resina de proteína A-agarosa se recogió y empaquetó en una columna de cromatografía a baja presión. La columna se lavó con 20 volúmenes de lecho de PBS a un caudal de 20 ml por hora. La proteína huBACE1:Fc o huBACE2:Fc unida se eluyó con ácido acético 50 mM, pH 3,6, a un caudal de 20 ml por hora. Las fracciones de 1 ml de eluyente se neutralizaron inmediatamente con acetato de amonio (0,5 ml 200 mM), pH 6,5. La pureza del producto final se evaluó mediante electroforesis en 4-20% de Tris-Glycine SDS-PAGE. La enzima se almacenó a -80°C en pequeñas alícuotas.
Ensayo BACE1 FRET
Las diluciones en serie del compuesto de ensayo se prepararon tal como se ha descrito anteriormente. El compuesto se diluyó adicionalmente 20 veces en tampón KH2CO4. Se añadieron 10 pl de cada dilución a cada pocillo en las filas A a H de una placa negra con baja unión a proteínas correspondiente que contiene la mezcla de reacción (25 pl de KH2PO450
mM, pH 4,6, TRITON® X-100 1 mM, 1 mg/ml de BSA y 15 pM de sustrato FRET en base a la secuencia de APP) (véase Yang, et. al., J. Neurochemistry, 91 (6) 1249-59 (2004)). El contenido se mezcla bien en un agitador de placas durante 10 minutos. 15 pl de BACE1 humano (1-460):Fc 200 pM (véase Vasser, et al., Science, 286, 735-741 (1999)) en el tampón KH2CO4 se añadió a la placa que contenía el sustrato y el compuesto de ensayo para iniciar la reacción. La RFU de la mezcla en el tiempo 0 se registró a una longitud de onda de excitación de 355 nm y una longitud de onda de emisión de 460 nm, después de un breve mezclado en un agitador de placas. La placa de reacción se cubrió con papel de aluminio y se mantuvo en un horno humidificado oscuro a temperatura ambiente durante 16 a 24 horas. La RFU al final de la incubación se registró con los mismos ajustes de excitación y de emisión usados en el tiempo 0. La diferencia de la RFU en el tiempo 0 y al final de la incubación es representativa de la actividad de BACE1 bajo el tratamiento con el compuesto. Las diferencias de RFU se representan gráficamente en función de la concentración de inhibidor y se realiza un ajuste de curva con una ecuación logística de cuatro parámetros para obtener el valor CI50 (May, et al., Journal of Neuroscience, 31, 16507-16516 (2011)).
El compuesto del Ejemplo 1 se ensayó esencialmente tal como se ha descrito anteriormente y exhibió un valor IC50 para BACE1 de 0,509 nM ± 0,104, n = 4 (media ± desviación estándar de la media). Estos datos demuestran que el compuesto del Ejemplo 1 inhibe la actividad enzimática BACE1 recombinante purificada in vitro.
Ensayo BACE2 MBP-C125Swe
Se prepararon diluciones en serie de 10 puntos de los compuestos de ensayo en el intervalo apropiado. Los compuestos se diluyeron adicionalmente 6 veces en tampón de ensayo de acetato de amonio (50 mmol de acetato de amonio, pH 4,6, Triton X-100 1 mM, 1 mg/ml de BSA). Se añadieron 10 pl de cada dilución a cada pocillo en las filas A a H de una placa de baja unión a proteínas correspondiente a la que se añaden previamente 10 pl de un sustrato derivado de Escherichia coli purificado por afinidad (MBPC125swe, 1 pg/ml) para la actividad de BACE2. El contenido se mezcló bien en un agitador de placas durante 10 minutos. Se añadieron 10 pl de 200 picomolar BACE2 humano (1-460):Fc en el mismo tampón de reacción descrito anteriormente a la placa que contiene sustrato y los compuestos de ensayo para iniciar la reacción. Después de 4 horas, la reacción se detuvo mediante la adición de tampón de parada (40 pl). La cantidad de producto se midió mediante ELISA usando el estándar MBP-C26swe. El anticuerpo anti-MBP se inmovilizó en la superficie de una placa de poliestireno de alta unión y se bloqueó usando un tampón de bloqueo de caseína/PBS. Se añadió una muestra o estándar (40 pl) a la placa ELISA y se incubó a 4°C durante la noche. A continuación, las placas se lavaron y se añadieron 40 pl del anticuerpo de detección específica por escisión (GN405) y se dejó reposar durante una hora a temperatura ambiente. A continuación, el GN405 no unido se eliminó mediante lavado y se añadieron a la placa 40 pl de conjugado de cabra anti-conejo-HRP (Southern Biotech, 4010-05) y se dejó reposar durante 1 hora a temperatura ambiente. La placa se lavó de nuevo y se añadió sustrato TMB (40 pl). La cantidad correspondiente de producto liberado es una medida de la actividad de BACE2 en la solución a cualquier concentración de inhibidor ensayada. La curva de inhibición de 10 puntos se traza y se ajusta con la ecuación logística de cuatro parámetros para obtener los valores EC50 e IC50 (véase: Sinha, et al. Nature, 402, 537-540 (2000)).
El compuesto del Ejemplo 1 se ensayó esencialmente tal como se ha descrito anteriormente y exhibió un BACE2 IC50 de 17,6 nM ± 7,4, n = 6 (Media ± desviación estándar de la media). La relación de BACE1 (ensayo enzimático FRET IC50) a BACE2 (ensayo de células MBP-C125Swe) es de aproximadamente 35 veces, lo que indica selectividad funcional para inhibir la enzima BACE1. Los datos expuestos anteriormente demuestran que el compuesto del Ejemplo 1 es selectivo para BACE1 sobre BACE2.
Ensayo de células completas SH-SY5YAPP695Wt
El ensayo de células completas rutinario para la medición de la inhibición de la actividad de BACE1 utiliza la línea celular de neuroblastoma humano SH-SY5Y (número de acceso ATCC CRL2266) que expresa de manera estable un ADNc de APP695Wt humano. Las células se usan rutinariamente hasta el conducto número 6 y, a continuación, se descartaron.
Las células SH-SY5YAPP695Wt se sembraron en placas de cultivo de tejidos de 96 pocillos a 5,0 * 104 células/pocillo en 200 pl de medio de cultivo (50% MEM/EBSS y Ham's F12, 1 * cada piruvato de sodio, aminoácidos no esenciales y NaHCO3 que contenía 10% de FBS). Al día siguiente, los medios se retiraron de las células, se añadieron medios nuevos y, a continuación, se incubaron a 37°C durante 24 horas en presencia/ausencia del compuesto de ensayo en el intervalo de concentración deseado.
Al final de la incubación, los medios condicionados se analizaron en busca de evidencia de actividad de beta-secretasa mediante el análisis de los péptidos betaA 1-40 y 1-42 mediante ELISAs sándwich específicos. Para medir estas isoformas específicas de betaA, se usó 2G3 monoclonal como anticuerpo de captura para betaA 1-40 y 21F12 monoclonal como anticuerpo de captura para betaA 1-42. Ambos ELISAs betaA 1-40 y betaA 1-42 usaron 3D6 biotinilado como anticuerpo informador (para una descripción de anticuerpos, véase Johnson-Wood, et al., Proc. Natl. Acad. Sci. Estados Unidos 94, 1550-1555 (1997)). La concentración de betaA liberada en los medios condicionados después del tratamiento con compuesto corresponde a la actividad de BACE1 en dichas condiciones. La curva de inhibición de 10
puntos se trazó y se ajustó con la ecuación logística de cuatro parámetros para obtener los valores IC50 para el efecto reductor de betaA.
El compuesto del Ejemplo 1 se ensayó esencialmente tal como se ha descrito anteriormente y exhibió un valor IC50 de 0,157 nM ± 0,048, n = 4 para ELISA SH-SY5YAPP695Wt A-beta (1-40) y un valor IC50 de 0,177 nM ± 0,050, n = 4 para ELISA SH-SY5YAPP695Wt A-beta (1-42) (media ± desviación estándar de la media). Los datos expuestos anteriormente demuestran que el compuesto del Ejemplo 1 inhibe BACE1 en el ensayo de células completas.
Inhibición in vivo de beta-secretasa
Pueden usarse varios modelos animales, incluyendo ratón, conejillo de indias, perro y mono, para detectar la inhibición de la actividad de la beta secretasa in vivo después del tratamiento con compuesto. Los animales usados en la presente invención pueden ser animales de tipo salvaje, transgénicos o con modificaciones genéticas. Por ejemplo, el modelo de ratón PDAPP, preparado tal como se describe en Games et al., Nature 373, 523-527 (1995) y otros animales no transgénicos sin modificaciones genéticas son útiles para analizar la inhibición in vivo de la producción de betaA y sAPPbeta en presencia de compuestos inhibidores. En general, a ratones PDAPP de 2 meses de edad, ratones genéticamente inactivados o a animales no transgénicos se les administra un compuesto formulado en vehículos, tales como aceite de maíz, beta-ciclodextrano, tampones de fosfato, PHARMASOLVE® u otros vehículos adecuados por vía oral, subcutánea, intravenosa., alimentación u otra vía de administración. De 1 a 24 horas después de la administración del compuesto, los animales se sacrifican y se extraen los cerebros para el análisis de betaA 1-x. "betaA 1-x", tal como se usa en la presente memoria, se refiere a la suma de especies de betaA que comienzan con el residuo 1 y terminan con un extremo C terminal mayor que el residuo 28. Esto detecta la mayoría de las especies de betaA y frecuentemente se denomina "betaA total". Los niveles totales de péptidos betaA (betaA 1-x) se miden mediante un ELISA sándwich, usando 266 monoclonal como anticuerpo de captura y 3D6 biotinilado como anticuerpo informador. (véase May, et al., Journal of Neuroscience, 31, 16507-16516 (2011)).
Para estudios agudos, se administra compuesto o vehículo apropiado y los animales se sacrifican aproximadamente 3 horas después de la dosificación. El tejido cerebral se obtiene a partir de animales seleccionados y se analiza para determinar la presencia de betaA 1-x. Después de una dosificación crónica, los tejidos cerebrales de los animales transgénicos APP de más edad pueden analizarse también para determinar la cantidad de placas de beta-amiloide después del tratamiento con el compuesto.
Los animales (PDAPP u otros ratones APP transgénicos o no transgénicos) a los que se administró un compuesto inhibidor pueden demostrar la reducción de betaA en los tejidos cerebrales, en comparación con los controles tratados con vehículo o los controles de tiempo cero. Por ejemplo, una dosis oral de 0,1, 0,3 y 1 mg/kg del Ejemplo 1, a ratones PDAPP hembras jóvenes redujo los niveles de péptido betaA 1-x en el hipocampo cerebral en un 32%, 40% y 55% (todos los valores p <0,01), respectivamente. En el tejido de corteza cerebral, las dosis de 0,1, 0,3 y 1 mg/kg del Ejemplo 1 redujeron los niveles de betaA 1-x en un 38%, 50% y 67% (todos los valores p <0,01) en comparación con los ratones tratados con vehículo tres horas después de la dosificación
Debido a la actividad del compuesto del Ejemplo 1 contra la enzima BACE1 in vitro, estos efectos reductores de betaA son consistentes con la inhibición de BACE1 in vivo, y demuestran además la penetración en el SNC del compuesto del Ejemplo 1.
Estos estudios muestran que los compuestos de la presente invención inhiben BACE1 y, por lo tanto, son útiles para reducir los niveles de betaA.
Claims (17)
1. Compuesto de Fórmula:

o una sal farmacéuticamente aceptable del mismo.
2. Compuesto o sal del mismo según la reivindicación 1, en el que el compuesto es:

3. Compuesto o sal del mismo según una cualquiera de las reivindicaciones 1 o 2, en el que el compuesto es:

4. Sal según la reivindicación 3, que es:

5. Sal según la reivindicación 3, que es:

6. Sal según la reivindicación 3, que es:

7. Compuesto o la sal del mismo según una cualquiera de las reivindicaciones 1 a 3, en el que el compuesto es N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-ciano-piridin-2-carboxamida.
8. Compuesto según la reivindicación 3, que es N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluorofenil]-5-ciano-piridin-2-carboxamida.
9. Sal según la reivindicación 4, que es 4-metilbencenosulfonato N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4- d][1,3]tiazin-7a-il]-4-fluorofenil]-5-ciano-piridin-2-carboxamida.
10. Sal según la reivindicación 5 que es hemihidrato de 4-metilbencenosulfonato N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4- d][1,3]tiazin-7a-il]-4-fluorofenil]-5-ciano-piridin-2-carboxamida.
11. Sal según la reivindicación 10, que está caracterizada por un pico sustancial en el espectro de difracción de rayos X, en un ángulo de difracción 2-theta de 6,8° en combinación con uno o más de los picos seleccionados de entre el grupo que consiste en 19,7°, 14,9° y 10,3°; con una tolerancia para los ángulos de difracción de 0,2 grados.
12. Sal según la reivindicación 6, que es metanosulfonato de N-[3-[(4aS,5S,7aS)-2-amino-5-(1,1-difluoroetil)-4,4a,5,7-tetrahidrofuro[3,4-d][1,3]tiazin-7a-il]-4-fluorofenil]-5-ciano-piridin-2-carboxamida.
13. Compuesto o sal farmacéuticamente aceptable del mismo según una cualquiera de las reivindicaciones 1-12 para su uso en terapia.
14. Compuesto o sal farmacéuticamente aceptable del mismo según una cualquiera de las reivindicaciones 1-12 para su uso en el tratamiento de la enfermedad de Alzheimer.
15. Compuesto o sal farmacéuticamente aceptable del mismo según una cualquiera de las reivindicaciones 1-12 para su uso en el tratamiento de la progresión del deterioro cognitivo leve a la enfermedad de Alzheimer.
16. Composición farmacéutica que comprende un compuesto o una sal farmacéuticamente aceptable del mismo según una cualquiera de las reivindicaciones 1-12 con uno o más vehículos, diluyentes o excipientes farmacéuticamente aceptables.
17. Procedimiento de preparación de una composición farmacéutica, que comprende mezclar un compuesto o una sal farmacéuticamente aceptable del mismo según una cualquiera de las reivindicaciones 1-12 con uno o más vehículos, diluyentes o excipientes farmacéuticamente aceptables.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201562154242P | 2015-04-29 | 2015-04-29 | |
| PCT/US2016/028896 WO2016176118A1 (en) | 2015-04-29 | 2016-04-22 | Tetrahydrofurane-fused aminohydrothiazine derivatives which are useful in the treatment of alzheimer's disease |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2765646T3 true ES2765646T3 (es) | 2020-06-10 |
Family
ID=55861291
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES16719728T Active ES2765646T3 (es) | 2015-04-29 | 2016-04-22 | Derivados de aminohidrotiazina fusionada con tetrahidrofurano que son útiles en el tratamiento de la enfermedad de alzheimer |
Country Status (40)
Families Citing this family (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| AR103680A1 (es) * | 2015-02-23 | 2017-05-24 | Lilly Co Eli | Inhibidores selectivos de bace1 |
| AR110470A1 (es) * | 2016-10-21 | 2019-04-03 | Lilly Co Eli | Terapia de combinación para tratar la enfermedad de alzheimer |
| US11559528B2 (en) * | 2019-09-05 | 2023-01-24 | The Cleveland Clinic Foundation | BACE1 inhibition for the treatment of cancer |
Family Cites Families (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2006138264A2 (en) | 2005-06-14 | 2006-12-28 | Schering Corporation | Aspartyl protease inhibitors |
| BRPI0906962B8 (pt) * | 2008-01-18 | 2021-05-25 | Eisai R&D Man Co Ltd | composto de aminodiidrotiazina fundido |
| US8637504B2 (en) | 2008-06-13 | 2014-01-28 | Shionogi & Co., Ltd. | Sulfur-containing heterocyclic derivative having beta secretase inhibitory activity |
| KR20110076965A (ko) | 2008-09-30 | 2011-07-06 | 에자이 알앤드디 매니지먼트 가부시키가이샤 | 신규한 축합 아미노 디하이드로티아진 유도체 |
| AR077277A1 (es) | 2009-07-09 | 2011-08-17 | Lilly Co Eli | Compuestos de biciclo (1,3)tiazin-2-amina formulacion farmaceutica que lo comprende y su uso para la manufactura de un medicamento util para el tratamiento de la enfermedad de alzheimer |
| WO2011071057A1 (ja) | 2009-12-09 | 2011-06-16 | 塩野義製薬株式会社 | 含硫黄複素環誘導体を含有するアルツハイマー症の治療用または予防用医薬組成物 |
| GB201100181D0 (en) | 2011-01-06 | 2011-02-23 | Eisai Ltd | Fused aminodihydrothiazine derivatives |
| GB201101140D0 (en) * | 2011-01-21 | 2011-03-09 | Eisai Ltd | Fused aminodihydrothiazine derivatives |
| GB201101139D0 (en) | 2011-01-21 | 2011-03-09 | Eisai Ltd | Fused aminodihydrothiazine derivatives |
| WO2012147762A1 (ja) * | 2011-04-26 | 2012-11-01 | 塩野義製薬株式会社 | ピリジン誘導体およびそれを含有するbace1阻害剤 |
| TW201302763A (zh) | 2011-05-24 | 2013-01-16 | 必治妥美雅史谷比公司 | 用於減少β-類澱粉產生之化合物 |
| WO2014015125A1 (en) | 2012-07-19 | 2014-01-23 | Eisai R&D Management Co., Ltd. | Fused aminodihydrothiazine derivative salts and uses thereof |
| JP2014101354A (ja) * | 2012-10-24 | 2014-06-05 | Shionogi & Co Ltd | Bace1阻害作用を有するオキサジン誘導体 |
| TWI593692B (zh) | 2013-03-12 | 2017-08-01 | 美國禮來大藥廠 | 四氫吡咯并噻嗪化合物 |
| AR103680A1 (es) | 2015-02-23 | 2017-05-24 | Lilly Co Eli | Inhibidores selectivos de bace1 |
| JOP20170106A1 (ar) | 2016-05-20 | 2017-11-20 | Lilly Co Eli | مركبات تترا هيدرو فوروكسازين واستخداماتها كمثبطات bace1 انتقائية |
| JP2019524788A (ja) | 2016-08-11 | 2019-09-05 | イーライ リリー アンド カンパニー | アミノチアジンおよびbace1阻害剤としてのそれらの使用 |
-
2016
- 2016-04-13 AR ARP160100992A patent/AR104241A1/es unknown
- 2016-04-15 TW TW105111913A patent/TWI619719B/zh not_active IP Right Cessation
- 2016-04-22 CN CN201680024772.6A patent/CN107531728B/zh active Active
- 2016-04-22 WO PCT/US2016/028896 patent/WO2016176118A1/en not_active Ceased
- 2016-04-22 TN TNP/2017/000448A patent/TN2017000448A1/en unknown
- 2016-04-22 SI SI201630511T patent/SI3288949T1/sl unknown
- 2016-04-22 RS RS20191653A patent/RS59729B1/sr unknown
- 2016-04-22 CR CR20170433A patent/CR20170433A/es unknown
- 2016-04-22 ES ES16719728T patent/ES2765646T3/es active Active
- 2016-04-22 JP JP2016567244A patent/JP2017515831A/ja not_active Withdrawn
- 2016-04-22 MY MYPI2017704013A patent/MY180727A/en unknown
- 2016-04-22 MD MDE20180225T patent/MD3288949T2/ro unknown
- 2016-04-22 MX MX2017013694A patent/MX2017013694A/es unknown
- 2016-04-22 CA CA2981091A patent/CA2981091A1/en active Pending
- 2016-04-22 PT PT167197284T patent/PT3288949T/pt unknown
- 2016-04-22 PL PL16719728T patent/PL3288949T3/pl unknown
- 2016-04-22 ME MEP-2019-353A patent/ME03660B/me unknown
- 2016-04-22 EP EP16719728.4A patent/EP3288949B1/en active Active
- 2016-04-22 KR KR1020177030721A patent/KR101979534B1/ko not_active Expired - Fee Related
- 2016-04-22 BR BR112017020180-1A patent/BR112017020180A2/pt not_active Application Discontinuation
- 2016-04-22 PE PE2017001998A patent/PE20180048A1/es unknown
- 2016-04-22 DK DK16719728.4T patent/DK3288949T3/da active
- 2016-04-22 SG SG11201708003WA patent/SG11201708003WA/en unknown
- 2016-04-22 HU HUE16719728A patent/HUE047160T2/hu unknown
- 2016-04-22 HR HRP20192237TT patent/HRP20192237T1/hr unknown
- 2016-04-22 EA EA201792109A patent/EA032293B1/ru not_active IP Right Cessation
- 2016-04-22 HK HK18103304.5A patent/HK1243709A1/zh unknown
- 2016-04-22 US US15/135,580 patent/US10011610B2/en active Active
- 2016-04-22 MA MA41975A patent/MA41975B1/fr unknown
- 2016-04-22 AU AU2016254980A patent/AU2016254980B2/en not_active Ceased
- 2016-04-22 NZ NZ735249A patent/NZ735249A/en not_active IP Right Cessation
-
2017
- 2017-08-31 IL IL254252A patent/IL254252A0/en unknown
- 2017-10-17 SV SV2017005547A patent/SV2017005547A/es unknown
- 2017-10-17 DO DO2017000240A patent/DOP2017000240A/es unknown
- 2017-10-18 CL CL2017002651A patent/CL2017002651A1/es unknown
- 2017-10-20 CO CONC2017/0010725A patent/CO2017010725A2/es unknown
- 2017-10-26 PH PH12017501955A patent/PH12017501955A1/en unknown
- 2017-10-27 EC ECIEPI201771769A patent/ECSP17071769A/es unknown
- 2017-10-27 GT GT201700227A patent/GT201700227A/es unknown
-
2018
- 2018-03-13 JP JP2018045585A patent/JP6777668B2/ja active Active
-
2019
- 2019-12-04 CY CY20191101285T patent/CY1122375T1/el unknown
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| KR101945139B1 (ko) | 선택적 bace1 억제제 | |
| CA2898500C (en) | Tetrahydropyrrolothiazine compounds | |
| ES2657905T3 (es) | Inhibidores de BACE | |
| JP6777668B2 (ja) | 選択的bace1阻害剤 | |
| ES2768782T3 (es) | Sal de tosilato de N-r3-r(4aR,7aS)-2-amino-6-(5-fluoropirimidin-2-il)-4,4a,5,7-tetrahidropirrolo[3,4-d][1,3]tiazin-7a-il]-4-fluoro-fenil]-5-metoxi-pirazin-2-carboxamida | |
| ES2733326T3 (es) | Un derivado de tetrahidropirrolo[3,4-d][1,3]tiazina como inhibidor de BACE | |
| ES2681285T3 (es) | Compuestos de aminotiazina | |
| AU2017268154B2 (en) | N-[3-[2-Amino-5-(1,1-difluoroethyl)-4,4a,5,7-tetrahydrofuro[3,4-d][1,3]oxazin-7a-yl]-4-fluoro-phenyl]-5-(trifluoromethyl)pyridine-2-carboxamide and its (4aR,5S,7aS) isomer as a selective BACE1 inhibitor for treating e.g. Alzheimer's disease | |
| US20210355138A1 (en) | Aminothiazinies and their use as bace1 inhibitors |