ES2770128T3 - Derivados de pirazol tricíclicos condensados útiles para modular los receptores farnesoide x - Google Patents
Derivados de pirazol tricíclicos condensados útiles para modular los receptores farnesoide x Download PDFInfo
- Publication number
- ES2770128T3 ES2770128T3 ES16720183T ES16720183T ES2770128T3 ES 2770128 T3 ES2770128 T3 ES 2770128T3 ES 16720183 T ES16720183 T ES 16720183T ES 16720183 T ES16720183 T ES 16720183T ES 2770128 T3 ES2770128 T3 ES 2770128T3
- Authority
- ES
- Spain
- Prior art keywords
- methyl
- pyrazol
- formamido
- chloro
- chromene
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 102100038495 Bile acid receptor Human genes 0.000 title claims description 75
- 101150027485 NR1H4 gene Proteins 0.000 title description 5
- 150000003217 pyrazoles Chemical class 0.000 title description 2
- 150000001875 compounds Chemical class 0.000 claims abstract description 168
- 150000003839 salts Chemical class 0.000 claims abstract description 65
- 125000000217 alkyl group Chemical group 0.000 claims abstract description 32
- 229910052739 hydrogen Inorganic materials 0.000 claims abstract description 18
- 239000001257 hydrogen Substances 0.000 claims abstract description 18
- 125000001424 substituent group Chemical group 0.000 claims abstract description 18
- 229910052760 oxygen Inorganic materials 0.000 claims abstract description 17
- 125000005842 heteroatom Chemical group 0.000 claims abstract description 16
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims abstract description 14
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims abstract description 13
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims abstract description 10
- 229910052717 sulfur Inorganic materials 0.000 claims abstract description 10
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 claims abstract description 9
- 125000001313 C5-C10 heteroaryl group Chemical group 0.000 claims abstract description 8
- 125000000623 heterocyclic group Chemical group 0.000 claims abstract description 8
- 125000003118 aryl group Chemical group 0.000 claims abstract description 5
- 125000006569 (C5-C6) heterocyclic group Chemical group 0.000 claims abstract description 4
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 claims abstract description 4
- 125000004289 pyrazol-3-yl group Chemical group [H]N1N=C(*)C([H])=C1[H] 0.000 claims description 124
- JCIDEANDDNSHQC-UHFFFAOYSA-N 4H-chromene Chemical compound C1=CC=C2CC=COC2=C1 JCIDEANDDNSHQC-UHFFFAOYSA-N 0.000 claims description 107
- -1 C 1-6 Chemical group 0.000 claims description 82
- 101000603876 Homo sapiens Bile acid receptor Proteins 0.000 claims description 69
- DLFVBJFMPXGRIB-UHFFFAOYSA-N Acetamide Chemical compound CC(N)=O DLFVBJFMPXGRIB-UHFFFAOYSA-N 0.000 claims description 66
- 239000003814 drug Substances 0.000 claims description 51
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 claims description 32
- 239000002253 acid Substances 0.000 claims description 30
- 230000001404 mediated effect Effects 0.000 claims description 30
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 30
- 239000008194 pharmaceutical composition Substances 0.000 claims description 29
- 125000001475 halogen functional group Chemical group 0.000 claims description 28
- 229940124597 therapeutic agent Drugs 0.000 claims description 26
- 208000008338 non-alcoholic fatty liver disease Diseases 0.000 claims description 23
- 125000004847 2-fluorobenzyl group Chemical group [H]C1=C([H])C(F)=C(C([H])=C1[H])C([H])([H])* 0.000 claims description 19
- 206010008635 Cholestasis Diseases 0.000 claims description 19
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 claims description 19
- 239000003613 bile acid Substances 0.000 claims description 19
- 230000007870 cholestasis Effects 0.000 claims description 18
- 231100000359 cholestasis Toxicity 0.000 claims description 18
- HSINOMROUCMIEA-FGVHQWLLSA-N (2s,4r)-4-[(3r,5s,6r,7r,8s,9s,10s,13r,14s,17r)-6-ethyl-3,7-dihydroxy-10,13-dimethyl-2,3,4,5,6,7,8,9,11,12,14,15,16,17-tetradecahydro-1h-cyclopenta[a]phenanthren-17-yl]-2-methylpentanoic acid Chemical compound C([C@@]12C)C[C@@H](O)C[C@H]1[C@@H](CC)[C@@H](O)[C@@H]1[C@@H]2CC[C@]2(C)[C@@H]([C@H](C)C[C@H](C)C(O)=O)CC[C@H]21 HSINOMROUCMIEA-FGVHQWLLSA-N 0.000 claims description 16
- 229940079593 drug Drugs 0.000 claims description 15
- 210000004185 liver Anatomy 0.000 claims description 14
- 206010053219 non-alcoholic steatohepatitis Diseases 0.000 claims description 14
- 125000000738 acetamido group Chemical group [H]C([H])([H])C(=O)N([H])[*] 0.000 claims description 13
- 208000019423 liver disease Diseases 0.000 claims description 13
- BNYCHCAYYYRJSH-UHFFFAOYSA-N 1h-pyrazole-5-carboxamide Chemical compound NC(=O)C1=CC=NN1 BNYCHCAYYYRJSH-UHFFFAOYSA-N 0.000 claims description 11
- KXDAEFPNCMNJSK-UHFFFAOYSA-N Benzamide Chemical compound NC(=O)C1=CC=CC=C1 KXDAEFPNCMNJSK-UHFFFAOYSA-N 0.000 claims description 10
- 229910052757 nitrogen Inorganic materials 0.000 claims description 10
- 125000006284 3-fluorobenzyl group Chemical group [H]C1=C([H])C(=C([H])C(F)=C1[H])C([H])([H])* 0.000 claims description 9
- 208000008439 Biliary Liver Cirrhosis Diseases 0.000 claims description 9
- 208000033222 Biliary cirrhosis primary Diseases 0.000 claims description 9
- 206010012735 Diarrhoea Diseases 0.000 claims description 9
- 208000022559 Inflammatory bowel disease Diseases 0.000 claims description 9
- 208000012654 Primary biliary cholangitis Diseases 0.000 claims description 9
- 208000018522 Gastrointestinal disease Diseases 0.000 claims description 8
- 125000006577 C1-C6 hydroxyalkyl group Chemical group 0.000 claims description 7
- 208000010643 digestive system disease Diseases 0.000 claims description 6
- 208000018685 gastrointestinal system disease Diseases 0.000 claims description 6
- 150000002431 hydrogen Chemical group 0.000 claims description 6
- 208000022309 Alcoholic Liver disease Diseases 0.000 claims description 5
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 5
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 claims description 5
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 claims description 5
- 239000003937 drug carrier Substances 0.000 claims description 5
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 claims description 5
- 125000004198 2-fluorophenyl group Chemical group [H]C1=C([H])C(F)=C(*)C([H])=C1[H] 0.000 claims description 4
- 208000007342 Diabetic Nephropathies Diseases 0.000 claims description 4
- 206010057969 Reflux gastritis Diseases 0.000 claims description 4
- 208000033679 diabetic kidney disease Diseases 0.000 claims description 4
- 229940011871 estrogen Drugs 0.000 claims description 4
- 239000000262 estrogen Substances 0.000 claims description 4
- 208000010157 sclerosing cholangitis Diseases 0.000 claims description 4
- 125000001412 tetrahydropyranyl group Chemical group 0.000 claims description 4
- 125000000335 thiazolyl group Chemical group 0.000 claims description 4
- 201000011374 Alagille syndrome Diseases 0.000 claims description 3
- 206010008609 Cholangitis sclerosing Diseases 0.000 claims description 3
- 201000003883 Cystic fibrosis Diseases 0.000 claims description 3
- 208000012347 Parenteral nutrition associated liver disease Diseases 0.000 claims description 3
- 208000033147 Parenteral nutrition-associated cholestasis Diseases 0.000 claims description 3
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 claims description 3
- 125000004186 cyclopropylmethyl group Chemical group [H]C([H])(*)C1([H])C([H])([H])C1([H])[H] 0.000 claims description 3
- 125000001188 haloalkyl group Chemical group 0.000 claims description 3
- 208000001024 intrahepatic cholestasis Diseases 0.000 claims description 3
- 230000007872 intrahepatic cholestasis Effects 0.000 claims description 3
- 235000016236 parenteral nutrition Nutrition 0.000 claims description 3
- 201000000742 primary sclerosing cholangitis Diseases 0.000 claims description 3
- 230000000750 progressive effect Effects 0.000 claims description 3
- 238000002054 transplantation Methods 0.000 claims description 3
- ARZQKZQQWUKIPZ-UHFFFAOYSA-N 2,4-dihydrochromeno[4,3-c]pyrazole-3-carboxamide Chemical compound C1=CC=C2C3=NNC(C(=O)N)=C3COC2=C1 ARZQKZQQWUKIPZ-UHFFFAOYSA-N 0.000 claims description 2
- 125000004180 3-fluorophenyl group Chemical group [H]C1=C([H])C(*)=C([H])C(F)=C1[H] 0.000 claims description 2
- 208000009329 Graft vs Host Disease Diseases 0.000 claims description 2
- 201000002150 Progressive familial intrahepatic cholestasis Diseases 0.000 claims description 2
- METKIMKYRPQLGS-UHFFFAOYSA-N atenolol Chemical compound CC(C)NCC(O)COC1=CC=C(CC(N)=O)C=C1 METKIMKYRPQLGS-UHFFFAOYSA-N 0.000 claims description 2
- UKJLNMAFNRKWGR-UHFFFAOYSA-N cyclohexatrienamine Chemical group NC1=CC=C=C[CH]1 UKJLNMAFNRKWGR-UHFFFAOYSA-N 0.000 claims description 2
- 208000024908 graft versus host disease Diseases 0.000 claims description 2
- 125000002757 morpholinyl group Chemical group 0.000 claims description 2
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 claims description 2
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 claims description 2
- 229920002554 vinyl polymer Chemical group 0.000 claims description 2
- 125000006272 (C3-C7) cycloalkyl group Chemical group 0.000 abstract description 6
- 125000000171 (C1-C6) haloalkyl group Chemical group 0.000 abstract description 4
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 abstract 7
- 125000005843 halogen group Chemical group 0.000 abstract 5
- 125000004435 hydrogen atom Chemical group [H]* 0.000 abstract 1
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 108
- 239000000203 mixture Substances 0.000 description 88
- 238000006243 chemical reaction Methods 0.000 description 68
- 238000000034 method Methods 0.000 description 64
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 52
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 51
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 50
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 48
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 45
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 44
- 239000000543 intermediate Substances 0.000 description 41
- 239000000243 solution Substances 0.000 description 37
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 36
- 238000005160 1H NMR spectroscopy Methods 0.000 description 34
- 201000010099 disease Diseases 0.000 description 31
- 239000002904 solvent Substances 0.000 description 30
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 28
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 27
- 239000007787 solid Substances 0.000 description 25
- 235000019439 ethyl acetate Nutrition 0.000 description 21
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 19
- 239000000725 suspension Substances 0.000 description 19
- 239000003643 water by type Substances 0.000 description 19
- 239000000651 prodrug Substances 0.000 description 18
- 229940002612 prodrug Drugs 0.000 description 18
- 239000011541 reaction mixture Substances 0.000 description 18
- DTQVDTLACAAQTR-UHFFFAOYSA-N trifluoroacetic acid Substances OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 18
- 230000015572 biosynthetic process Effects 0.000 description 17
- 239000003153 chemical reaction reagent Substances 0.000 description 17
- HVYWMOMLDIMFJA-DPAQBDIFSA-N cholesterol Chemical compound C1C=C2C[C@@H](O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@H]([C@H](C)CCCC(C)C)[C@@]1(C)CC2 HVYWMOMLDIMFJA-DPAQBDIFSA-N 0.000 description 17
- 229910052805 deuterium Inorganic materials 0.000 description 17
- 238000003786 synthesis reaction Methods 0.000 description 17
- LMBFAGIMSUYTBN-MPZNNTNKSA-N teixobactin Chemical compound C([C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H](CCC(N)=O)C(=O)N[C@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H]1C(N[C@@H](C)C(=O)N[C@@H](C[C@@H]2NC(=N)NC2)C(=O)N[C@H](C(=O)O[C@H]1C)[C@@H](C)CC)=O)NC)C1=CC=CC=C1 LMBFAGIMSUYTBN-MPZNNTNKSA-N 0.000 description 16
- YZCKVEUIGOORGS-OUBTZVSYSA-N Deuterium Chemical compound [2H] YZCKVEUIGOORGS-OUBTZVSYSA-N 0.000 description 15
- 239000002244 precipitate Substances 0.000 description 15
- 239000000047 product Substances 0.000 description 15
- 239000003795 chemical substances by application Substances 0.000 description 14
- 239000012071 phase Substances 0.000 description 14
- 208000035475 disorder Diseases 0.000 description 13
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 13
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 12
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 12
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 12
- 239000002585 base Substances 0.000 description 12
- 239000000376 reactant Substances 0.000 description 12
- 230000009467 reduction Effects 0.000 description 12
- 238000004366 reverse phase liquid chromatography Methods 0.000 description 12
- 150000001412 amines Chemical class 0.000 description 11
- 230000000694 effects Effects 0.000 description 11
- 239000000843 powder Substances 0.000 description 11
- 230000008569 process Effects 0.000 description 11
- HEMHJVSKTPXQMS-UHFFFAOYSA-M sodium hydroxide Inorganic materials [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 11
- 238000003756 stirring Methods 0.000 description 11
- KOPFEFZSAMLEHK-UHFFFAOYSA-N 1h-pyrazole-5-carboxylic acid Chemical compound OC(=O)C=1C=CNN=1 KOPFEFZSAMLEHK-UHFFFAOYSA-N 0.000 description 10
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 10
- 208000032928 Dyslipidaemia Diseases 0.000 description 10
- 208000017170 Lipid metabolism disease Diseases 0.000 description 10
- 229910052799 carbon Inorganic materials 0.000 description 10
- 238000004587 chromatography analysis Methods 0.000 description 10
- 238000010348 incorporation Methods 0.000 description 10
- 239000012074 organic phase Substances 0.000 description 10
- 238000002360 preparation method Methods 0.000 description 10
- 238000012360 testing method Methods 0.000 description 10
- SJRJJKPEHAURKC-UHFFFAOYSA-N N-Methylmorpholine Chemical compound CN1CCOCC1 SJRJJKPEHAURKC-UHFFFAOYSA-N 0.000 description 9
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 9
- 239000013078 crystal Substances 0.000 description 9
- 238000002330 electrospray ionisation mass spectrometry Methods 0.000 description 9
- 239000003826 tablet Substances 0.000 description 9
- 239000007821 HATU Substances 0.000 description 8
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 8
- 239000004480 active ingredient Substances 0.000 description 8
- 239000012267 brine Substances 0.000 description 8
- 239000000460 chlorine Substances 0.000 description 8
- 239000000284 extract Substances 0.000 description 8
- 238000001727 in vivo Methods 0.000 description 8
- 230000003287 optical effect Effects 0.000 description 8
- CTSLXHKWHWQRSH-UHFFFAOYSA-N oxalyl chloride Chemical compound ClC(=O)C(Cl)=O CTSLXHKWHWQRSH-UHFFFAOYSA-N 0.000 description 8
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 8
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 7
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 7
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 7
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 7
- 239000008346 aqueous phase Substances 0.000 description 7
- 229910052801 chlorine Inorganic materials 0.000 description 7
- 208000019425 cirrhosis of liver Diseases 0.000 description 7
- 150000002148 esters Chemical class 0.000 description 7
- 229940121360 farnesoid X receptor (fxr) agonists Drugs 0.000 description 7
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 7
- 239000000546 pharmaceutical excipient Substances 0.000 description 7
- 239000003755 preservative agent Substances 0.000 description 7
- 230000002829 reductive effect Effects 0.000 description 7
- 239000011734 sodium Substances 0.000 description 7
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 6
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 6
- 230000002378 acidificating effect Effects 0.000 description 6
- 125000004429 atom Chemical group 0.000 description 6
- 239000003085 diluting agent Substances 0.000 description 6
- 230000001965 increasing effect Effects 0.000 description 6
- 150000002632 lipids Chemical class 0.000 description 6
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 6
- 235000019341 magnesium sulphate Nutrition 0.000 description 6
- 239000000463 material Substances 0.000 description 6
- 108090000623 proteins and genes Proteins 0.000 description 6
- 210000002966 serum Anatomy 0.000 description 6
- 150000003626 triacylglycerols Chemical class 0.000 description 6
- KQBZLORTKBGHPZ-UHFFFAOYSA-N 2-[(2-fluorophenyl)methylamino]ethanol Chemical compound OCCNCC1=CC=CC=C1F KQBZLORTKBGHPZ-UHFFFAOYSA-N 0.000 description 5
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 5
- BYTNEISLBIENSA-MDZDMXLPSA-N GW 4064 Chemical compound CC(C)C=1ON=C(C=2C(=CC=CC=2Cl)Cl)C=1COC(C=C1Cl)=CC=C1\C=C\C1=CC=CC(C(O)=O)=C1 BYTNEISLBIENSA-MDZDMXLPSA-N 0.000 description 5
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 5
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 5
- 239000007864 aqueous solution Substances 0.000 description 5
- 238000003556 assay Methods 0.000 description 5
- 230000001580 bacterial effect Effects 0.000 description 5
- 239000000872 buffer Substances 0.000 description 5
- 230000001684 chronic effect Effects 0.000 description 5
- 239000002552 dosage form Substances 0.000 description 5
- 125000001301 ethoxy group Chemical group [H]C([H])([H])C([H])([H])O* 0.000 description 5
- 238000009472 formulation Methods 0.000 description 5
- 150000002430 hydrocarbons Chemical group 0.000 description 5
- 238000000338 in vitro Methods 0.000 description 5
- 230000003993 interaction Effects 0.000 description 5
- 150000002500 ions Chemical class 0.000 description 5
- 230000000155 isotopic effect Effects 0.000 description 5
- 239000003446 ligand Substances 0.000 description 5
- 238000004519 manufacturing process Methods 0.000 description 5
- 238000000746 purification Methods 0.000 description 5
- 230000004044 response Effects 0.000 description 5
- 239000000741 silica gel Substances 0.000 description 5
- 229910002027 silica gel Inorganic materials 0.000 description 5
- 239000012453 solvate Substances 0.000 description 5
- 239000007921 spray Substances 0.000 description 5
- 239000003381 stabilizer Substances 0.000 description 5
- 238000004704 ultra performance liquid chromatography Methods 0.000 description 5
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 4
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 4
- PAYRUJLWNCNPSJ-UHFFFAOYSA-N Aniline Chemical compound NC1=CC=CC=C1 PAYRUJLWNCNPSJ-UHFFFAOYSA-N 0.000 description 4
- 206010069703 Bile acid malabsorption Diseases 0.000 description 4
- VTYYLEPIZMXCLO-UHFFFAOYSA-L Calcium carbonate Chemical compound [Ca+2].[O-]C([O-])=O VTYYLEPIZMXCLO-UHFFFAOYSA-L 0.000 description 4
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 4
- 208000011231 Crohn disease Diseases 0.000 description 4
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 4
- 241001465754 Metazoa Species 0.000 description 4
- 208000008589 Obesity Diseases 0.000 description 4
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 4
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 4
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 4
- 229920002472 Starch Polymers 0.000 description 4
- KXKVLQRXCPHEJC-UHFFFAOYSA-N acetic acid trimethyl ester Natural products COC(C)=O KXKVLQRXCPHEJC-UHFFFAOYSA-N 0.000 description 4
- 150000007513 acids Chemical class 0.000 description 4
- 230000004913 activation Effects 0.000 description 4
- 239000000556 agonist Substances 0.000 description 4
- 125000005907 alkyl ester group Chemical group 0.000 description 4
- 230000003510 anti-fibrotic effect Effects 0.000 description 4
- 230000008901 benefit Effects 0.000 description 4
- HUMNYLRZRPPJDN-UHFFFAOYSA-N benzaldehyde Chemical compound O=CC1=CC=CC=C1 HUMNYLRZRPPJDN-UHFFFAOYSA-N 0.000 description 4
- WGQKYBSKWIADBV-UHFFFAOYSA-N benzylamine Chemical compound NCC1=CC=CC=C1 WGQKYBSKWIADBV-UHFFFAOYSA-N 0.000 description 4
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 4
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 4
- 210000004027 cell Anatomy 0.000 description 4
- 235000012000 cholesterol Nutrition 0.000 description 4
- 239000006071 cream Substances 0.000 description 4
- 239000013058 crude material Substances 0.000 description 4
- 238000002425 crystallisation Methods 0.000 description 4
- 230000008025 crystallization Effects 0.000 description 4
- 238000011161 development Methods 0.000 description 4
- 206010012601 diabetes mellitus Diseases 0.000 description 4
- 238000004090 dissolution Methods 0.000 description 4
- 239000003480 eluent Substances 0.000 description 4
- XWZOTBYAIILBHX-UHFFFAOYSA-N ethyl 2-(6-chloro-4-oxo-2,3-dihydrochromen-3-yl)-2-oxoacetate Chemical compound C1=C(Cl)C=C2C(=O)C(C(=O)C(=O)OCC)COC2=C1 XWZOTBYAIILBHX-UHFFFAOYSA-N 0.000 description 4
- 238000000105 evaporative light scattering detection Methods 0.000 description 4
- 239000007789 gas Substances 0.000 description 4
- 239000000499 gel Substances 0.000 description 4
- 239000008101 lactose Substances 0.000 description 4
- 239000000314 lubricant Substances 0.000 description 4
- 230000002503 metabolic effect Effects 0.000 description 4
- IYUSGKSCDUJSKS-UHFFFAOYSA-N methyl 3-fluoro-4-hydroxybenzoate Chemical compound COC(=O)C1=CC=C(O)C(F)=C1 IYUSGKSCDUJSKS-UHFFFAOYSA-N 0.000 description 4
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 4
- 231100000252 nontoxic Toxicity 0.000 description 4
- 230000003000 nontoxic effect Effects 0.000 description 4
- 235000020824 obesity Nutrition 0.000 description 4
- 239000003921 oil Substances 0.000 description 4
- 235000019198 oils Nutrition 0.000 description 4
- 230000000144 pharmacologic effect Effects 0.000 description 4
- 125000006239 protecting group Chemical group 0.000 description 4
- 235000019698 starch Nutrition 0.000 description 4
- 239000007858 starting material Substances 0.000 description 4
- 239000000454 talc Substances 0.000 description 4
- 235000012222 talc Nutrition 0.000 description 4
- 229910052623 talc Inorganic materials 0.000 description 4
- 238000002560 therapeutic procedure Methods 0.000 description 4
- 230000000699 topical effect Effects 0.000 description 4
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 4
- 238000003828 vacuum filtration Methods 0.000 description 4
- PIKNVEVCWAAOMJ-UHFFFAOYSA-N 3-fluorobenzaldehyde Chemical compound FC1=CC=CC(C=O)=C1 PIKNVEVCWAAOMJ-UHFFFAOYSA-N 0.000 description 3
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 3
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical class [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 3
- 201000001320 Atherosclerosis Diseases 0.000 description 3
- UHOVQNZJYSORNB-UHFFFAOYSA-N Benzene Chemical compound C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 3
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical compound OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 3
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 3
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 3
- 206010009900 Colitis ulcerative Diseases 0.000 description 3
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 3
- 101710153363 Fibroblast growth factor 15 Proteins 0.000 description 3
- WSFSSNUMVMOOMR-UHFFFAOYSA-N Formaldehyde Chemical compound O=C WSFSSNUMVMOOMR-UHFFFAOYSA-N 0.000 description 3
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 3
- 108010010803 Gelatin Proteins 0.000 description 3
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 3
- 208000035150 Hypercholesterolemia Diseases 0.000 description 3
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 3
- 206010022489 Insulin Resistance Diseases 0.000 description 3
- XEEYBQQBJWHFJM-UHFFFAOYSA-N Iron Chemical compound [Fe] XEEYBQQBJWHFJM-UHFFFAOYSA-N 0.000 description 3
- 102000004895 Lipoproteins Human genes 0.000 description 3
- 108090001030 Lipoproteins Proteins 0.000 description 3
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 3
- 241000699670 Mus sp. Species 0.000 description 3
- 238000005481 NMR spectroscopy Methods 0.000 description 3
- 108090001146 Nuclear Receptor Coactivator 1 Proteins 0.000 description 3
- OFOBLEOULBTSOW-UHFFFAOYSA-N Propanedioic acid Natural products OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 3
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 3
- 201000006704 Ulcerative Colitis Diseases 0.000 description 3
- 238000010521 absorption reaction Methods 0.000 description 3
- 230000009471 action Effects 0.000 description 3
- 239000013543 active substance Substances 0.000 description 3
- 239000002671 adjuvant Substances 0.000 description 3
- 150000001298 alcohols Chemical class 0.000 description 3
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 3
- 210000000013 bile duct Anatomy 0.000 description 3
- 239000011230 binding agent Substances 0.000 description 3
- 239000011575 calcium Substances 0.000 description 3
- 229910052791 calcium Inorganic materials 0.000 description 3
- 239000002775 capsule Substances 0.000 description 3
- 150000001735 carboxylic acids Chemical class 0.000 description 3
- 201000001883 cholelithiasis Diseases 0.000 description 3
- 230000001587 cholestatic effect Effects 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 230000003081 coactivator Effects 0.000 description 3
- 239000003086 colorant Substances 0.000 description 3
- 238000002648 combination therapy Methods 0.000 description 3
- 238000001816 cooling Methods 0.000 description 3
- 238000013461 design Methods 0.000 description 3
- 239000000839 emulsion Substances 0.000 description 3
- 238000005516 engineering process Methods 0.000 description 3
- 238000003818 flash chromatography Methods 0.000 description 3
- 235000003599 food sweetener Nutrition 0.000 description 3
- 238000001640 fractional crystallisation Methods 0.000 description 3
- 239000012458 free base Substances 0.000 description 3
- 239000008273 gelatin Substances 0.000 description 3
- 229920000159 gelatin Polymers 0.000 description 3
- 235000019322 gelatine Nutrition 0.000 description 3
- 235000011852 gelatine desserts Nutrition 0.000 description 3
- 230000002440 hepatic effect Effects 0.000 description 3
- 150000004677 hydrates Chemical class 0.000 description 3
- 229930195733 hydrocarbon Natural products 0.000 description 3
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 3
- 230000006872 improvement Effects 0.000 description 3
- 230000000968 intestinal effect Effects 0.000 description 3
- 210000000936 intestine Anatomy 0.000 description 3
- 238000005342 ion exchange Methods 0.000 description 3
- 239000007788 liquid Substances 0.000 description 3
- 239000011777 magnesium Substances 0.000 description 3
- 229910052749 magnesium Inorganic materials 0.000 description 3
- 230000004060 metabolic process Effects 0.000 description 3
- 125000002950 monocyclic group Chemical group 0.000 description 3
- BDERNNFJNOPAEC-UHFFFAOYSA-N n-propyl alcohol Natural products CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 3
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 3
- 239000002674 ointment Substances 0.000 description 3
- 239000003960 organic solvent Substances 0.000 description 3
- 239000006072 paste Substances 0.000 description 3
- 229910052700 potassium Inorganic materials 0.000 description 3
- 239000003380 propellant Substances 0.000 description 3
- 102000004169 proteins and genes Human genes 0.000 description 3
- 229910052708 sodium Inorganic materials 0.000 description 3
- 235000017557 sodium bicarbonate Nutrition 0.000 description 3
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 3
- BEOOHQFXGBMRKU-UHFFFAOYSA-N sodium cyanoborohydride Chemical compound [Na+].[B-]C#N BEOOHQFXGBMRKU-UHFFFAOYSA-N 0.000 description 3
- 238000003797 solvolysis reaction Methods 0.000 description 3
- 239000008107 starch Substances 0.000 description 3
- 239000000126 substance Substances 0.000 description 3
- 239000003765 sweetening agent Substances 0.000 description 3
- 230000001225 therapeutic effect Effects 0.000 description 3
- 210000001519 tissue Anatomy 0.000 description 3
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 3
- 208000001072 type 2 diabetes mellitus Diseases 0.000 description 3
- YBJHBAHKTGYVGT-ZKWXMUAHSA-N (+)-Biotin Chemical compound N1C(=O)N[C@@H]2[C@H](CCCCC(=O)O)SC[C@@H]21 YBJHBAHKTGYVGT-ZKWXMUAHSA-N 0.000 description 2
- QBYIENPQHBMVBV-HFEGYEGKSA-N (2R)-2-hydroxy-2-phenylacetic acid Chemical compound O[C@@H](C(O)=O)c1ccccc1.O[C@@H](C(O)=O)c1ccccc1 QBYIENPQHBMVBV-HFEGYEGKSA-N 0.000 description 2
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 2
- VBICKXHEKHSIBG-UHFFFAOYSA-N 1-monostearoylglycerol Chemical compound CCCCCCCCCCCCCCCCCC(=O)OCC(O)CO VBICKXHEKHSIBG-UHFFFAOYSA-N 0.000 description 2
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 2
- JVYHHHJMMGRKTQ-UHFFFAOYSA-N 2-amino-n-(cyclopropylmethyl)acetamide Chemical compound NCC(=O)NCC1CC1 JVYHHHJMMGRKTQ-UHFFFAOYSA-N 0.000 description 2
- GPIQOFWTZXXOOV-UHFFFAOYSA-N 2-chloro-4,6-dimethoxy-1,3,5-triazine Chemical compound COC1=NC(Cl)=NC(OC)=N1 GPIQOFWTZXXOOV-UHFFFAOYSA-N 0.000 description 2
- ZWDVQMVZZYIAHO-UHFFFAOYSA-N 2-fluorobenzaldehyde Chemical compound FC1=CC=CC=C1C=O ZWDVQMVZZYIAHO-UHFFFAOYSA-N 0.000 description 2
- IZHVBANLECCAGF-UHFFFAOYSA-N 2-hydroxy-3-(octadecanoyloxy)propyl octadecanoate Chemical compound CCCCCCCCCCCCCCCCCC(=O)OCC(O)COC(=O)CCCCCCCCCCCCCCCCC IZHVBANLECCAGF-UHFFFAOYSA-N 0.000 description 2
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 2
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 2
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 2
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 2
- 241000416162 Astragalus gummifer Species 0.000 description 2
- BPYKTIZUTYGOLE-IFADSCNNSA-N Bilirubin Chemical compound N1C(=O)C(C)=C(C=C)\C1=C\C1=C(C)C(CCC(O)=O)=C(CC2=C(C(C)=C(\C=C/3C(=C(C=C)C(=O)N\3)C)N2)CCC(O)=O)N1 BPYKTIZUTYGOLE-IFADSCNNSA-N 0.000 description 2
- POYANPLNTMMKCM-UHFFFAOYSA-N C[n]1nc(C(N(CCN)Cc2cc(F)ccc2)=O)c2c1-c(cc(cc1)Br)c1OC2 Chemical compound C[n]1nc(C(N(CCN)Cc2cc(F)ccc2)=O)c2c1-c(cc(cc1)Br)c1OC2 POYANPLNTMMKCM-UHFFFAOYSA-N 0.000 description 2
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 2
- 241000282472 Canis lupus familiaris Species 0.000 description 2
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 2
- 206010056979 Colitis microscopic Diseases 0.000 description 2
- 102000008186 Collagen Human genes 0.000 description 2
- 108010035532 Collagen Proteins 0.000 description 2
- HTJDQJBWANPRPF-UHFFFAOYSA-N Cyclopropylamine Chemical compound NC1CC1 HTJDQJBWANPRPF-UHFFFAOYSA-N 0.000 description 2
- 206010012689 Diabetic retinopathy Diseases 0.000 description 2
- ROSDSFDQCJNGOL-UHFFFAOYSA-N Dimethylamine Chemical compound CNC ROSDSFDQCJNGOL-UHFFFAOYSA-N 0.000 description 2
- 102100031734 Fibroblast growth factor 19 Human genes 0.000 description 2
- 206010016654 Fibrosis Diseases 0.000 description 2
- 102000005720 Glutathione transferase Human genes 0.000 description 2
- 108010070675 Glutathione transferase Proteins 0.000 description 2
- AEMRFAOFKBGASW-UHFFFAOYSA-N Glycolic acid Chemical compound OCC(O)=O AEMRFAOFKBGASW-UHFFFAOYSA-N 0.000 description 2
- 206010019708 Hepatic steatosis Diseases 0.000 description 2
- 241000282412 Homo Species 0.000 description 2
- 101000846394 Homo sapiens Fibroblast growth factor 19 Proteins 0.000 description 2
- SIKJAQJRHWYJAI-UHFFFAOYSA-N Indole Chemical compound C1=CC=C2NC=CC2=C1 SIKJAQJRHWYJAI-UHFFFAOYSA-N 0.000 description 2
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 2
- 241000124008 Mammalia Species 0.000 description 2
- 208000001145 Metabolic Syndrome Diseases 0.000 description 2
- UEEJHVSXFDXPFK-UHFFFAOYSA-N N-dimethylaminoethanol Chemical compound CN(C)CCO UEEJHVSXFDXPFK-UHFFFAOYSA-N 0.000 description 2
- 102000007399 Nuclear hormone receptor Human genes 0.000 description 2
- 108020005497 Nuclear hormone receptor Proteins 0.000 description 2
- 102100023172 Nuclear receptor subfamily 0 group B member 2 Human genes 0.000 description 2
- 208000012868 Overgrowth Diseases 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 2
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 2
- 241000288906 Primates Species 0.000 description 2
- ATUOYWHBWRKTHZ-UHFFFAOYSA-N Propane Chemical compound CCC ATUOYWHBWRKTHZ-UHFFFAOYSA-N 0.000 description 2
- IWYDHOAUDWTVEP-UHFFFAOYSA-N R-2-phenyl-2-hydroxyacetic acid Natural products OC(=O)C(O)C1=CC=CC=C1 IWYDHOAUDWTVEP-UHFFFAOYSA-N 0.000 description 2
- 241000700159 Rattus Species 0.000 description 2
- 108091027981 Response element Proteins 0.000 description 2
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 2
- 235000021355 Stearic acid Nutrition 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- RAHZWNYVWXNFOC-UHFFFAOYSA-N Sulphur dioxide Chemical compound O=S=O RAHZWNYVWXNFOC-UHFFFAOYSA-N 0.000 description 2
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 2
- 229920001615 Tragacanth Polymers 0.000 description 2
- 102000004887 Transforming Growth Factor beta Human genes 0.000 description 2
- 108090001012 Transforming Growth Factor beta Proteins 0.000 description 2
- HCHKCACWOHOZIP-UHFFFAOYSA-N Zinc Chemical compound [Zn] HCHKCACWOHOZIP-UHFFFAOYSA-N 0.000 description 2
- XLOMVQKBTHCTTD-UHFFFAOYSA-N Zinc monoxide Chemical compound [Zn]=O XLOMVQKBTHCTTD-UHFFFAOYSA-N 0.000 description 2
- 201000000690 abdominal obesity-metabolic syndrome Diseases 0.000 description 2
- 230000002159 abnormal effect Effects 0.000 description 2
- 230000005856 abnormality Effects 0.000 description 2
- 125000000218 acetic acid group Chemical group C(C)(=O)* 0.000 description 2
- 239000000443 aerosol Substances 0.000 description 2
- 239000000783 alginic acid Substances 0.000 description 2
- 235000010443 alginic acid Nutrition 0.000 description 2
- 229920000615 alginic acid Polymers 0.000 description 2
- 229960001126 alginic acid Drugs 0.000 description 2
- 150000004781 alginic acids Chemical class 0.000 description 2
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 2
- 125000004453 alkoxycarbonyl group Chemical group 0.000 description 2
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 2
- 150000001408 amides Chemical class 0.000 description 2
- 125000003277 amino group Chemical group 0.000 description 2
- 238000004458 analytical method Methods 0.000 description 2
- 238000010171 animal model Methods 0.000 description 2
- 239000003963 antioxidant agent Substances 0.000 description 2
- 235000006708 antioxidants Nutrition 0.000 description 2
- 239000012131 assay buffer Substances 0.000 description 2
- 239000012298 atmosphere Substances 0.000 description 2
- 230000009286 beneficial effect Effects 0.000 description 2
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 2
- 210000000941 bile Anatomy 0.000 description 2
- 210000004369 blood Anatomy 0.000 description 2
- 239000008280 blood Substances 0.000 description 2
- 229910000019 calcium carbonate Inorganic materials 0.000 description 2
- 235000010216 calcium carbonate Nutrition 0.000 description 2
- 239000001506 calcium phosphate Substances 0.000 description 2
- 229910000389 calcium phosphate Inorganic materials 0.000 description 2
- 235000011010 calcium phosphates Nutrition 0.000 description 2
- 125000004432 carbon atom Chemical group C* 0.000 description 2
- 239000000969 carrier Substances 0.000 description 2
- 230000015556 catabolic process Effects 0.000 description 2
- 239000003054 catalyst Substances 0.000 description 2
- 239000001913 cellulose Substances 0.000 description 2
- 235000010980 cellulose Nutrition 0.000 description 2
- 229920002678 cellulose Polymers 0.000 description 2
- 239000007795 chemical reaction product Substances 0.000 description 2
- 230000007882 cirrhosis Effects 0.000 description 2
- 238000000576 coating method Methods 0.000 description 2
- 206010009887 colitis Diseases 0.000 description 2
- 208000008609 collagenous colitis Diseases 0.000 description 2
- 238000004440 column chromatography Methods 0.000 description 2
- 238000007796 conventional method Methods 0.000 description 2
- IGSKHXTUVXSOMB-UHFFFAOYSA-N cyclopropylmethanamine Chemical compound NCC1CC1 IGSKHXTUVXSOMB-UHFFFAOYSA-N 0.000 description 2
- 238000001514 detection method Methods 0.000 description 2
- 150000001975 deuterium Chemical group 0.000 description 2
- XBDQKXXYIPTUBI-UHFFFAOYSA-N dimethylselenoniopropionate Natural products CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 2
- 238000009826 distribution Methods 0.000 description 2
- 239000003995 emulsifying agent Substances 0.000 description 2
- 150000002170 ethers Chemical class 0.000 description 2
- 230000009123 feedback regulation Effects 0.000 description 2
- 230000003176 fibrotic effect Effects 0.000 description 2
- 238000001914 filtration Methods 0.000 description 2
- 239000012467 final product Substances 0.000 description 2
- 239000000796 flavoring agent Substances 0.000 description 2
- 238000002866 fluorescence resonance energy transfer Methods 0.000 description 2
- 235000013355 food flavoring agent Nutrition 0.000 description 2
- 239000007903 gelatin capsule Substances 0.000 description 2
- 239000008103 glucose Substances 0.000 description 2
- 239000008187 granular material Substances 0.000 description 2
- 230000012010 growth Effects 0.000 description 2
- 229940093915 gynecological organic acid Drugs 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- 208000006454 hepatitis Diseases 0.000 description 2
- 231100000283 hepatitis Toxicity 0.000 description 2
- 230000002443 hepatoprotective effect Effects 0.000 description 2
- 239000000833 heterodimer Substances 0.000 description 2
- 238000002868 homogeneous time resolved fluorescence Methods 0.000 description 2
- 125000002768 hydroxyalkyl group Chemical group 0.000 description 2
- 208000006575 hypertriglyceridemia Diseases 0.000 description 2
- 210000000987 immune system Anatomy 0.000 description 2
- 230000006698 induction Effects 0.000 description 2
- 239000003701 inert diluent Substances 0.000 description 2
- 230000002757 inflammatory effect Effects 0.000 description 2
- 150000007529 inorganic bases Chemical class 0.000 description 2
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 2
- QWTDNUCVQCZILF-UHFFFAOYSA-N isopentane Chemical compound CCC(C)C QWTDNUCVQCZILF-UHFFFAOYSA-N 0.000 description 2
- 210000003734 kidney Anatomy 0.000 description 2
- 239000006210 lotion Substances 0.000 description 2
- 208000004341 lymphocytic colitis Diseases 0.000 description 2
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 2
- 229960002510 mandelic acid Drugs 0.000 description 2
- 230000007246 mechanism Effects 0.000 description 2
- 239000002609 medium Substances 0.000 description 2
- 108010003814 member 2 group B nuclear receptor subfamily 0 Proteins 0.000 description 2
- 108020004999 messenger RNA Proteins 0.000 description 2
- 208000030159 metabolic disease Diseases 0.000 description 2
- 229910052751 metal Inorganic materials 0.000 description 2
- 239000002184 metal Substances 0.000 description 2
- UAEPNZWRGJTJPN-UHFFFAOYSA-N methylcyclohexane Chemical compound CC1CCCCC1 UAEPNZWRGJTJPN-UHFFFAOYSA-N 0.000 description 2
- 150000007522 mineralic acids Chemical class 0.000 description 2
- 239000001788 mono and diglycerides of fatty acids Substances 0.000 description 2
- 230000003472 neutralizing effect Effects 0.000 description 2
- OQCDKBAXFALNLD-UHFFFAOYSA-N octadecanoic acid Natural products CCCCCCCC(C)CCCCCCCCC(O)=O OQCDKBAXFALNLD-UHFFFAOYSA-N 0.000 description 2
- 210000000056 organ Anatomy 0.000 description 2
- 150000007524 organic acids Chemical class 0.000 description 2
- 235000005985 organic acids Nutrition 0.000 description 2
- 150000007530 organic bases Chemical class 0.000 description 2
- QNGNSVIICDLXHT-UHFFFAOYSA-N para-ethylbenzaldehyde Natural products CCC1=CC=C(C=O)C=C1 QNGNSVIICDLXHT-UHFFFAOYSA-N 0.000 description 2
- 239000008177 pharmaceutical agent Substances 0.000 description 2
- 150000003904 phospholipids Chemical class 0.000 description 2
- 230000004962 physiological condition Effects 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 229920000642 polymer Polymers 0.000 description 2
- 239000011591 potassium Substances 0.000 description 2
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 2
- 239000002243 precursor Substances 0.000 description 2
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 2
- 230000002206 pro-fibrotic effect Effects 0.000 description 2
- 108090000765 processed proteins & peptides Proteins 0.000 description 2
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 2
- 230000002285 radioactive effect Effects 0.000 description 2
- 102000005962 receptors Human genes 0.000 description 2
- 108020003175 receptors Proteins 0.000 description 2
- 238000010992 reflux Methods 0.000 description 2
- 230000002441 reversible effect Effects 0.000 description 2
- 125000006413 ring segment Chemical group 0.000 description 2
- 238000000926 separation method Methods 0.000 description 2
- RMAQACBXLXPBSY-UHFFFAOYSA-N silicic acid Chemical compound O[Si](O)(O)O RMAQACBXLXPBSY-UHFFFAOYSA-N 0.000 description 2
- 235000012239 silicon dioxide Nutrition 0.000 description 2
- 229910000029 sodium carbonate Inorganic materials 0.000 description 2
- 235000017550 sodium carbonate Nutrition 0.000 description 2
- 239000011780 sodium chloride Substances 0.000 description 2
- 159000000000 sodium salts Chemical class 0.000 description 2
- 229910052938 sodium sulfate Inorganic materials 0.000 description 2
- 235000011152 sodium sulphate Nutrition 0.000 description 2
- 238000000638 solvent extraction Methods 0.000 description 2
- 239000011877 solvent mixture Substances 0.000 description 2
- 230000000087 stabilizing effect Effects 0.000 description 2
- 239000008117 stearic acid Substances 0.000 description 2
- 238000006467 substitution reaction Methods 0.000 description 2
- 239000000829 suppository Substances 0.000 description 2
- 208000024891 symptom Diseases 0.000 description 2
- 239000011975 tartaric acid Substances 0.000 description 2
- 235000002906 tartaric acid Nutrition 0.000 description 2
- ZRKFYGHZFMAOKI-QMGMOQQFSA-N tgfbeta Chemical compound C([C@H](NC(=O)[C@H](C(C)C)NC(=O)CNC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H]([C@@H](C)O)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H]([C@@H](C)O)NC(=O)[C@H](CC(C)C)NC(=O)CNC(=O)[C@H](C)NC(=O)[C@H](CO)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@@H](NC(=O)[C@H](C)NC(=O)[C@H](C)NC(=O)[C@@H](NC(=O)[C@H](CC(C)C)NC(=O)[C@@H](N)CCSC)C(C)C)[C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N[C@@H](C)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](C)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](C)C(=O)N[C@@H](CC(C)C)C(=O)N1[C@@H](CCC1)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CO)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(C)C)C(O)=O)C1=CC=C(O)C=C1 ZRKFYGHZFMAOKI-QMGMOQQFSA-N 0.000 description 2
- 239000000196 tragacanth Substances 0.000 description 2
- 235000010487 tragacanth Nutrition 0.000 description 2
- 229940116362 tragacanth Drugs 0.000 description 2
- QORWJWZARLRLPR-UHFFFAOYSA-H tricalcium bis(phosphate) Chemical compound [Ca+2].[Ca+2].[Ca+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O QORWJWZARLRLPR-UHFFFAOYSA-H 0.000 description 2
- UFTFJSFQGQCHQW-UHFFFAOYSA-N triformin Chemical compound O=COCC(OC=O)COC=O UFTFJSFQGQCHQW-UHFFFAOYSA-N 0.000 description 2
- 229910052725 zinc Inorganic materials 0.000 description 2
- 239000011701 zinc Substances 0.000 description 2
- 235000016804 zinc Nutrition 0.000 description 2
- LRFWYBZWRQWZIM-UHFFFAOYSA-N (2-fluorophenyl)methanamine Chemical compound NCC1=CC=CC=C1F LRFWYBZWRQWZIM-UHFFFAOYSA-N 0.000 description 1
- DNISEZBAYYIQFB-PHDIDXHHSA-N (2r,3r)-2,3-diacetyloxybutanedioic acid Chemical compound CC(=O)O[C@@H](C(O)=O)[C@H](C(O)=O)OC(C)=O DNISEZBAYYIQFB-PHDIDXHHSA-N 0.000 description 1
- AOFUBOWZWQFQJU-SNOJBQEQSA-N (2r,3s,4s,5r)-2,5-bis(hydroxymethyl)oxolane-2,3,4-triol;(2s,3r,4s,5s,6r)-6-(hydroxymethyl)oxane-2,3,4,5-tetrol Chemical compound OC[C@H]1O[C@](O)(CO)[C@@H](O)[C@@H]1O.OC[C@H]1O[C@H](O)[C@H](O)[C@@H](O)[C@@H]1O AOFUBOWZWQFQJU-SNOJBQEQSA-N 0.000 description 1
- QVSVMNXRLWSNGS-UHFFFAOYSA-N (3-fluorophenyl)methanamine Chemical compound NCC1=CC=CC(F)=C1 QVSVMNXRLWSNGS-UHFFFAOYSA-N 0.000 description 1
- RUDATBOHQWOJDD-UHFFFAOYSA-N (3beta,5beta,7alpha)-3,7-Dihydroxycholan-24-oic acid Natural products OC1CC2CC(O)CCC2(C)C2C1C1CCC(C(CCC(O)=O)C)C1(C)CC2 RUDATBOHQWOJDD-UHFFFAOYSA-N 0.000 description 1
- NXLNNXIXOYSCMB-UHFFFAOYSA-N (4-nitrophenyl) carbonochloridate Chemical compound [O-][N+](=O)C1=CC=C(OC(Cl)=O)C=C1 NXLNNXIXOYSCMB-UHFFFAOYSA-N 0.000 description 1
- MIOPJNTWMNEORI-GMSGAONNSA-N (S)-camphorsulfonic acid Chemical compound C1C[C@@]2(CS(O)(=O)=O)C(=O)C[C@@H]1C2(C)C MIOPJNTWMNEORI-GMSGAONNSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- LNETULKMXZVUST-UHFFFAOYSA-N 1-naphthoic acid Chemical compound C1=CC=C2C(C(=O)O)=CC=CC2=C1 LNETULKMXZVUST-UHFFFAOYSA-N 0.000 description 1
- LBLYYCQCTBFVLH-UHFFFAOYSA-N 2-Methylbenzenesulfonic acid Chemical compound CC1=CC=CC=C1S(O)(=O)=O LBLYYCQCTBFVLH-UHFFFAOYSA-N 0.000 description 1
- WXHLLJAMBQLULT-UHFFFAOYSA-N 2-[[6-[4-(2-hydroxyethyl)piperazin-1-yl]-2-methylpyrimidin-4-yl]amino]-n-(2-methyl-6-sulfanylphenyl)-1,3-thiazole-5-carboxamide;hydrate Chemical compound O.C=1C(N2CCN(CCO)CC2)=NC(C)=NC=1NC(S1)=NC=C1C(=O)NC1=C(C)C=CC=C1S WXHLLJAMBQLULT-UHFFFAOYSA-N 0.000 description 1
- QKNYBSVHEMOAJP-UHFFFAOYSA-N 2-amino-2-(hydroxymethyl)propane-1,3-diol;hydron;chloride Chemical compound Cl.OCC(N)(CO)CO QKNYBSVHEMOAJP-UHFFFAOYSA-N 0.000 description 1
- 125000000022 2-aminoethyl group Chemical group [H]C([*])([H])C([H])([H])N([H])[H] 0.000 description 1
- KMGUEILFFWDGFV-UHFFFAOYSA-N 2-benzoyl-2-benzoyloxy-3-hydroxybutanedioic acid Chemical compound C=1C=CC=CC=1C(=O)C(C(C(O)=O)O)(C(O)=O)OC(=O)C1=CC=CC=C1 KMGUEILFFWDGFV-UHFFFAOYSA-N 0.000 description 1
- LSTRKXWIZZZYAS-UHFFFAOYSA-N 2-bromoacetyl bromide Chemical compound BrCC(Br)=O LSTRKXWIZZZYAS-UHFFFAOYSA-N 0.000 description 1
- NEAQRZUHTPSBBM-UHFFFAOYSA-N 2-hydroxy-3,3-dimethyl-7-nitro-4h-isoquinolin-1-one Chemical compound C1=C([N+]([O-])=O)C=C2C(=O)N(O)C(C)(C)CC2=C1 NEAQRZUHTPSBBM-UHFFFAOYSA-N 0.000 description 1
- DGMOBVGABMBZSB-UHFFFAOYSA-N 2-methylpropanoyl chloride Chemical compound CC(C)C(Cl)=O DGMOBVGABMBZSB-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- WHBMMWSBFZVSSR-UHFFFAOYSA-M 3-hydroxybutyrate Chemical compound CC(O)CC([O-])=O WHBMMWSBFZVSSR-UHFFFAOYSA-M 0.000 description 1
- JKIHDSIADUBKPU-UHFFFAOYSA-N 4-(aminomethyl)benzamide Chemical compound NCC1=CC=C(C(N)=O)C=C1 JKIHDSIADUBKPU-UHFFFAOYSA-N 0.000 description 1
- LLTDYHFVIVSQPJ-UHFFFAOYSA-N 6-chloro-2,3-dihydrochromen-4-one Chemical compound O1CCC(=O)C2=CC(Cl)=CC=C21 LLTDYHFVIVSQPJ-UHFFFAOYSA-N 0.000 description 1
- 102100026802 72 kDa type IV collagenase Human genes 0.000 description 1
- 101710151806 72 kDa type IV collagenase Proteins 0.000 description 1
- 101150108397 Abcd2 gene Proteins 0.000 description 1
- 241000251468 Actinopterygii Species 0.000 description 1
- 206010067484 Adverse reaction Diseases 0.000 description 1
- 229920001817 Agar Polymers 0.000 description 1
- 239000005995 Aluminium silicate Substances 0.000 description 1
- 208000024827 Alzheimer disease Diseases 0.000 description 1
- 206010003827 Autoimmune hepatitis Diseases 0.000 description 1
- 241000271566 Aves Species 0.000 description 1
- 241000894006 Bacteria Species 0.000 description 1
- 239000005711 Benzoic acid Substances 0.000 description 1
- 206010056375 Bile duct obstruction Diseases 0.000 description 1
- 241000283690 Bos taurus Species 0.000 description 1
- 108091003079 Bovine Serum Albumin Proteins 0.000 description 1
- 208000014644 Brain disease Diseases 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- IMRHHMIRUVLARZ-UHFFFAOYSA-N CC(C)(C)OC(NCCNCc1cc(F)ccc1)O Chemical compound CC(C)(C)OC(NCCNCc1cc(F)ccc1)O IMRHHMIRUVLARZ-UHFFFAOYSA-N 0.000 description 1
- CWCBBWFEGYZFMY-UHFFFAOYSA-N CC(C)C(NCCN(Cc(cccc1)c1F)C(c1n[n](C)c(-c2c3)c1COc2ccc3Br)=O)=O Chemical compound CC(C)C(NCCN(Cc(cccc1)c1F)C(c1n[n](C)c(-c2c3)c1COc2ccc3Br)=O)=O CWCBBWFEGYZFMY-UHFFFAOYSA-N 0.000 description 1
- 0 CC(NCCNCc(cc1)ccc1C1=*C1)=O Chemical compound CC(NCCNCc(cc1)ccc1C1=*C1)=O 0.000 description 1
- IWTWHAWDPJZFBI-NSHDSACASA-N C[C@@H](C(NCC1CC1)=O)NC(OCc1ccccc1)=O Chemical compound C[C@@H](C(NCC1CC1)=O)NC(OCc1ccccc1)=O IWTWHAWDPJZFBI-NSHDSACASA-N 0.000 description 1
- OFIYNISEFIEQBC-JTQLQIEISA-N C[C@@H](C(ON(C(CC1)=O)C1=O)=O)NC(OCc1ccccc1)=O Chemical compound C[C@@H](C(ON(C(CC1)=O)C1=O)=O)NC(OCc1ccccc1)=O OFIYNISEFIEQBC-JTQLQIEISA-N 0.000 description 1
- 241000283707 Capra Species 0.000 description 1
- 241000282693 Cercopithecidae Species 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- RYGMFSIKBFXOCR-UHFFFAOYSA-N Copper Chemical compound [Cu] RYGMFSIKBFXOCR-UHFFFAOYSA-N 0.000 description 1
- 229920002261 Corn starch Polymers 0.000 description 1
- 229920000858 Cyclodextrin Polymers 0.000 description 1
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 1
- FBPFZTCFMRRESA-FSIIMWSLSA-N D-Glucitol Natural products OC[C@H](O)[C@H](O)[C@@H](O)[C@H](O)CO FBPFZTCFMRRESA-FSIIMWSLSA-N 0.000 description 1
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 1
- FBPFZTCFMRRESA-JGWLITMVSA-N D-glucitol Chemical compound OC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-JGWLITMVSA-N 0.000 description 1
- RGHNJXZEOKUKBD-SQOUGZDYSA-M D-gluconate Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C([O-])=O RGHNJXZEOKUKBD-SQOUGZDYSA-M 0.000 description 1
- AEMOLEFTQBMNLQ-AQKNRBDQSA-N D-glucopyranuronic acid Chemical compound OC1O[C@H](C(O)=O)[C@@H](O)[C@H](O)[C@H]1O AEMOLEFTQBMNLQ-AQKNRBDQSA-N 0.000 description 1
- OKKJLVBELUTLKV-MZCSYVLQSA-N Deuterated methanol Chemical compound [2H]OC([2H])([2H])[2H] OKKJLVBELUTLKV-MZCSYVLQSA-N 0.000 description 1
- 208000032274 Encephalopathy Diseases 0.000 description 1
- 241000283086 Equidae Species 0.000 description 1
- 208000010228 Erectile Dysfunction Diseases 0.000 description 1
- 108090000371 Esterases Proteins 0.000 description 1
- 208000030306 Eye degenerative disease Diseases 0.000 description 1
- 208000004930 Fatty Liver Diseases 0.000 description 1
- 241000282326 Felis catus Species 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 1
- 229920002527 Glycogen Polymers 0.000 description 1
- 208000018565 Hemochromatosis Diseases 0.000 description 1
- 206010019668 Hepatic fibrosis Diseases 0.000 description 1
- 208000005176 Hepatitis C Diseases 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-N Hydrogen bromide Chemical compound Br CPELXLSAUQHCOX-UHFFFAOYSA-N 0.000 description 1
- 208000031226 Hyperlipidaemia Diseases 0.000 description 1
- 206010020772 Hypertension Diseases 0.000 description 1
- 206010023138 Jaundice neonatal Diseases 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- KDXKERNSBIXSRK-YFKPBYRVSA-N L-lysine Chemical compound NCCCC[C@H](N)C(O)=O KDXKERNSBIXSRK-YFKPBYRVSA-N 0.000 description 1
- 238000008214 LDL Cholesterol Methods 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- 235000010643 Leucaena leucocephala Nutrition 0.000 description 1
- 240000007472 Leucaena leucocephala Species 0.000 description 1
- 239000012448 Lithium borohydride Substances 0.000 description 1
- 206010024715 Liver transplant rejection Diseases 0.000 description 1
- 239000004472 Lysine Substances 0.000 description 1
- KDXKERNSBIXSRK-UHFFFAOYSA-N Lysine Natural products NCCCCC(N)C(O)=O KDXKERNSBIXSRK-UHFFFAOYSA-N 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-L Malonate Chemical compound [O-]C(=O)CC([O-])=O OFOBLEOULBTSOW-UHFFFAOYSA-L 0.000 description 1
- 229930195725 Mannitol Natural products 0.000 description 1
- 102000000424 Matrix Metalloproteinase 2 Human genes 0.000 description 1
- 108010016165 Matrix Metalloproteinase 2 Proteins 0.000 description 1
- 102000002274 Matrix Metalloproteinases Human genes 0.000 description 1
- 108010000684 Matrix Metalloproteinases Proteins 0.000 description 1
- 238000003820 Medium-pressure liquid chromatography Methods 0.000 description 1
- 102100039364 Metalloproteinase inhibitor 1 Human genes 0.000 description 1
- 102100026262 Metalloproteinase inhibitor 2 Human genes 0.000 description 1
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 1
- MACNYKLUIOMLPQ-UHFFFAOYSA-N N-(2-acetamidoethyl)-N-benzyl-8-bromo-1-methyl-4H-chromeno[4,3-c]pyrazole-3-carboxamide Chemical compound C(C1=CC=CC=C1)N(C(=O)C=1C2=C(N(N=1)C)C=1C=C(C=CC=1OC2)Br)CCNC(C)=O MACNYKLUIOMLPQ-UHFFFAOYSA-N 0.000 description 1
- XGSMDJVRJVHRSI-UHFFFAOYSA-N N-(2-aminoethyl)-8-chloro-N-[(2-fluorophenyl)methyl]-1-methyl-4H-chromeno[4,3-c]pyrazole-3-carboxamide Chemical compound NCCN(C(=O)C=1C2=C(N(N=1)C)C=1C=C(C=CC=1OC2)Cl)CC1=C(C=CC=C1)F XGSMDJVRJVHRSI-UHFFFAOYSA-N 0.000 description 1
- QIAFMBKCNZACKA-UHFFFAOYSA-N N-benzoylglycine Chemical compound OC(=O)CNC(=O)C1=CC=CC=C1 QIAFMBKCNZACKA-UHFFFAOYSA-N 0.000 description 1
- MBBZMMPHUWSWHV-BDVNFPICSA-N N-methylglucamine Chemical compound CNC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO MBBZMMPHUWSWHV-BDVNFPICSA-N 0.000 description 1
- 229910002651 NO3 Inorganic materials 0.000 description 1
- 239000007832 Na2SO4 Substances 0.000 description 1
- 201000006346 Neonatal Jaundice Diseases 0.000 description 1
- 206010028980 Neoplasm Diseases 0.000 description 1
- 101100030361 Neurospora crassa (strain ATCC 24698 / 74-OR23-1A / CBS 708.71 / DSM 1257 / FGSC 987) pph-3 gene Proteins 0.000 description 1
- PVNIIMVLHYAWGP-UHFFFAOYSA-N Niacin Chemical compound OC(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-N 0.000 description 1
- NHNBFGGVMKEFGY-UHFFFAOYSA-N Nitrate Chemical compound [O-][N+]([O-])=O NHNBFGGVMKEFGY-UHFFFAOYSA-N 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 102000004966 Nuclear Receptor Coactivator 1 Human genes 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- 235000019483 Peanut oil Nutrition 0.000 description 1
- 241001494479 Pecora Species 0.000 description 1
- 208000030831 Peripheral arterial occlusive disease Diseases 0.000 description 1
- YNPNZTXNASCQKK-UHFFFAOYSA-N Phenanthrene Natural products C1=CC=C2C3=CC=CC=C3C=CC2=C1 YNPNZTXNASCQKK-UHFFFAOYSA-N 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-L Phosphate ion(2-) Chemical compound OP([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-L 0.000 description 1
- 241001253201 Pineda Species 0.000 description 1
- 239000004952 Polyamide Substances 0.000 description 1
- 239000002202 Polyethylene glycol Substances 0.000 description 1
- 208000017855 Progressive familial intrahepatic cholestasis type 1 Diseases 0.000 description 1
- 241000283984 Rodentia Species 0.000 description 1
- 229910004298 SiO 2 Inorganic materials 0.000 description 1
- BQCADISMDOOEFD-UHFFFAOYSA-N Silver Chemical compound [Ag] BQCADISMDOOEFD-UHFFFAOYSA-N 0.000 description 1
- 208000000453 Skin Neoplasms Diseases 0.000 description 1
- 208000006011 Stroke Diseases 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-N Succinic acid Natural products OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 1
- PZBFGYYEXUXCOF-UHFFFAOYSA-N TCEP Chemical compound OC(=O)CCP(CCC(O)=O)CCC(O)=O PZBFGYYEXUXCOF-UHFFFAOYSA-N 0.000 description 1
- 208000007536 Thrombosis Diseases 0.000 description 1
- 108010031374 Tissue Inhibitor of Metalloproteinase-1 Proteins 0.000 description 1
- 108010031372 Tissue Inhibitor of Metalloproteinase-2 Proteins 0.000 description 1
- DTQVDTLACAAQTR-UHFFFAOYSA-M Trifluoroacetate Chemical compound [O-]C(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-M 0.000 description 1
- 206010067584 Type 1 diabetes mellitus Diseases 0.000 description 1
- 208000012346 Venoocclusive disease Diseases 0.000 description 1
- 241000700605 Viruses Species 0.000 description 1
- 229930003316 Vitamin D Natural products 0.000 description 1
- QYSXJUFSXHHAJI-XFEUOLMDSA-N Vitamin D3 Natural products C1(/[C@@H]2CC[C@@H]([C@]2(CCC1)C)[C@H](C)CCCC(C)C)=C/C=C1\C[C@@H](O)CCC1=C QYSXJUFSXHHAJI-XFEUOLMDSA-N 0.000 description 1
- 208000027418 Wounds and injury Diseases 0.000 description 1
- DGEZNRSVGBDHLK-UHFFFAOYSA-N [1,10]phenanthroline Chemical compound C1=CN=C2C3=NC=CC=C3C=CC2=C1 DGEZNRSVGBDHLK-UHFFFAOYSA-N 0.000 description 1
- 239000002250 absorbent Substances 0.000 description 1
- 230000002745 absorbent Effects 0.000 description 1
- GPWHDDKQSYOYBF-UHFFFAOYSA-N ac1l2u0q Chemical compound Br[Br-]Br GPWHDDKQSYOYBF-UHFFFAOYSA-N 0.000 description 1
- 239000000370 acceptor Substances 0.000 description 1
- 238000009825 accumulation Methods 0.000 description 1
- 229940022663 acetate Drugs 0.000 description 1
- DPXJVFZANSGRMM-UHFFFAOYSA-N acetic acid;2,3,4,5,6-pentahydroxyhexanal;sodium Chemical compound [Na].CC(O)=O.OCC(O)C(O)C(O)C(O)C=O DPXJVFZANSGRMM-UHFFFAOYSA-N 0.000 description 1
- CSCPPACGZOOCGX-WFGJKAKNSA-N acetone d6 Chemical compound [2H]C([2H])([2H])C(=O)C([2H])([2H])[2H] CSCPPACGZOOCGX-WFGJKAKNSA-N 0.000 description 1
- WEVYAHXRMPXWCK-FIBGUPNXSA-N acetonitrile-d3 Chemical compound [2H]C([2H])([2H])C#N WEVYAHXRMPXWCK-FIBGUPNXSA-N 0.000 description 1
- PBCJIPOGFJYBJE-UHFFFAOYSA-N acetonitrile;hydrate Chemical compound O.CC#N PBCJIPOGFJYBJE-UHFFFAOYSA-N 0.000 description 1
- 150000008065 acid anhydrides Chemical class 0.000 description 1
- 230000001154 acute effect Effects 0.000 description 1
- 125000002252 acyl group Chemical group 0.000 description 1
- 125000004423 acyloxy group Chemical group 0.000 description 1
- 230000033289 adaptive immune response Effects 0.000 description 1
- 239000003463 adsorbent Substances 0.000 description 1
- 230000006838 adverse reaction Effects 0.000 description 1
- 239000008272 agar Substances 0.000 description 1
- 235000010419 agar Nutrition 0.000 description 1
- 238000013019 agitation Methods 0.000 description 1
- 230000001476 alcoholic effect Effects 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 229910052783 alkali metal Inorganic materials 0.000 description 1
- 150000001342 alkaline earth metals Chemical class 0.000 description 1
- 125000003342 alkenyl group Chemical group 0.000 description 1
- 125000003545 alkoxy group Chemical group 0.000 description 1
- 229910052782 aluminium Inorganic materials 0.000 description 1
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 1
- WNROFYMDJYEPJX-UHFFFAOYSA-K aluminium hydroxide Chemical compound [OH-].[OH-].[OH-].[Al+3] WNROFYMDJYEPJX-UHFFFAOYSA-K 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 235000012211 aluminium silicate Nutrition 0.000 description 1
- SNAAJJQQZSMGQD-UHFFFAOYSA-N aluminum magnesium Chemical compound [Mg].[Al] SNAAJJQQZSMGQD-UHFFFAOYSA-N 0.000 description 1
- 229940024606 amino acid Drugs 0.000 description 1
- 150000001413 amino acids Chemical class 0.000 description 1
- 229910021529 ammonia Inorganic materials 0.000 description 1
- 150000003863 ammonium salts Chemical class 0.000 description 1
- 238000005349 anion exchange Methods 0.000 description 1
- 239000003242 anti bacterial agent Substances 0.000 description 1
- 239000003429 antifungal agent Substances 0.000 description 1
- 229940121375 antifungal agent Drugs 0.000 description 1
- 239000000427 antigen Substances 0.000 description 1
- 102000036639 antigens Human genes 0.000 description 1
- 108091007433 antigens Proteins 0.000 description 1
- 230000003078 antioxidant effect Effects 0.000 description 1
- 229910052786 argon Inorganic materials 0.000 description 1
- 235000019568 aromas Nutrition 0.000 description 1
- 235000010323 ascorbic acid Nutrition 0.000 description 1
- 239000011668 ascorbic acid Substances 0.000 description 1
- 229960005070 ascorbic acid Drugs 0.000 description 1
- 229940009098 aspartate Drugs 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 230000004888 barrier function Effects 0.000 description 1
- 150000007514 bases Chemical class 0.000 description 1
- 235000012216 bentonite Nutrition 0.000 description 1
- JUHORIMYRDESRB-UHFFFAOYSA-N benzathine Chemical compound C=1C=CC=CC=1CNCCNCC1=CC=CC=C1 JUHORIMYRDESRB-UHFFFAOYSA-N 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-N benzenesulfonic acid Chemical compound OS(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-N 0.000 description 1
- 229940050390 benzoate Drugs 0.000 description 1
- 235000010233 benzoic acid Nutrition 0.000 description 1
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 1
- 229950004221 besilate Drugs 0.000 description 1
- 125000002619 bicyclic group Chemical group 0.000 description 1
- 238000010256 biochemical assay Methods 0.000 description 1
- 230000033228 biological regulation Effects 0.000 description 1
- 229960002685 biotin Drugs 0.000 description 1
- 235000020958 biotin Nutrition 0.000 description 1
- 239000011616 biotin Substances 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- 229940098773 bovine serum albumin Drugs 0.000 description 1
- 210000004556 brain Anatomy 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- 239000006172 buffering agent Substances 0.000 description 1
- 239000001273 butane Substances 0.000 description 1
- KDYFGRWQOYBRFD-NUQCWPJISA-N butanedioic acid Chemical compound O[14C](=O)CC[14C](O)=O KDYFGRWQOYBRFD-NUQCWPJISA-N 0.000 description 1
- 229940043430 calcium compound Drugs 0.000 description 1
- 150000001674 calcium compounds Chemical class 0.000 description 1
- 159000000007 calcium salts Chemical class 0.000 description 1
- 235000012241 calcium silicate Nutrition 0.000 description 1
- 201000011510 cancer Diseases 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-N carbonic acid Chemical class OC(O)=O BVKZGUZCCUSVTD-UHFFFAOYSA-N 0.000 description 1
- 150000004649 carbonic acid derivatives Chemical class 0.000 description 1
- 239000001768 carboxy methyl cellulose Substances 0.000 description 1
- 150000007942 carboxylates Chemical class 0.000 description 1
- 150000001244 carboxylic acid anhydrides Chemical class 0.000 description 1
- 125000002843 carboxylic acid group Chemical group 0.000 description 1
- 230000003197 catalytic effect Effects 0.000 description 1
- 150000001768 cations Chemical class 0.000 description 1
- 230000001364 causal effect Effects 0.000 description 1
- 238000000423 cell based assay Methods 0.000 description 1
- 238000000451 chemical ionisation Methods 0.000 description 1
- 239000003638 chemical reducing agent Substances 0.000 description 1
- 239000012069 chiral reagent Substances 0.000 description 1
- 150000005827 chlorofluoro hydrocarbons Chemical class 0.000 description 1
- 230000001989 choleretic effect Effects 0.000 description 1
- 230000031154 cholesterol homeostasis Effects 0.000 description 1
- OEYIOHPDSNJKLS-UHFFFAOYSA-N choline Chemical compound C[N+](C)(C)CCO OEYIOHPDSNJKLS-UHFFFAOYSA-N 0.000 description 1
- 229960001231 choline Drugs 0.000 description 1
- 238000013375 chromatographic separation Methods 0.000 description 1
- 230000012085 chronic inflammatory response Effects 0.000 description 1
- 235000015165 citric acid Nutrition 0.000 description 1
- 238000003776 cleavage reaction Methods 0.000 description 1
- 238000003181 co-melting Methods 0.000 description 1
- 239000011248 coating agent Substances 0.000 description 1
- 229920001436 collagen Polymers 0.000 description 1
- 239000013065 commercial product Substances 0.000 description 1
- 239000002131 composite material Substances 0.000 description 1
- 230000001276 controlling effect Effects 0.000 description 1
- 239000012050 conventional carrier Substances 0.000 description 1
- 239000010949 copper Substances 0.000 description 1
- 229910052802 copper Inorganic materials 0.000 description 1
- 239000008120 corn starch Substances 0.000 description 1
- 229940099112 cornstarch Drugs 0.000 description 1
- 208000029078 coronary artery disease Diseases 0.000 description 1
- 239000002537 cosmetic Substances 0.000 description 1
- 239000007822 coupling agent Substances 0.000 description 1
- 239000012043 crude product Substances 0.000 description 1
- 150000004292 cyclic ethers Chemical class 0.000 description 1
- 125000004122 cyclic group Chemical group 0.000 description 1
- 229940097362 cyclodextrins Drugs 0.000 description 1
- 125000000596 cyclohexenyl group Chemical group C1(=CCCCC1)* 0.000 description 1
- 125000002433 cyclopentenyl group Chemical group C1(=CCCC1)* 0.000 description 1
- 230000006378 damage Effects 0.000 description 1
- 230000012969 defense response to bacterium Effects 0.000 description 1
- 230000007850 degeneration Effects 0.000 description 1
- 238000006731 degradation reaction Methods 0.000 description 1
- 230000001419 dependent effect Effects 0.000 description 1
- 230000036576 dermal application Effects 0.000 description 1
- 238000000586 desensitisation Methods 0.000 description 1
- 239000008121 dextrose Substances 0.000 description 1
- 125000004663 dialkyl amino group Chemical group 0.000 description 1
- 125000004473 dialkylaminocarbonyl group Chemical group 0.000 description 1
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 1
- WYACBZDAHNBPPB-UHFFFAOYSA-N diethyl oxalate Chemical compound CCOC(=O)C(=O)OCC WYACBZDAHNBPPB-UHFFFAOYSA-N 0.000 description 1
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 description 1
- 238000000113 differential scanning calorimetry Methods 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-M dihydrogenphosphate Chemical compound OP(O)([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-M 0.000 description 1
- UAOMVDZJSHZZME-UHFFFAOYSA-N diisopropylamine Chemical compound CC(C)NC(C)C UAOMVDZJSHZZME-UHFFFAOYSA-N 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- AFABGHUZZDYHJO-UHFFFAOYSA-N dimethyl butane Natural products CCCC(C)C AFABGHUZZDYHJO-UHFFFAOYSA-N 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- 239000002612 dispersion medium Substances 0.000 description 1
- 201000008243 diversion colitis Diseases 0.000 description 1
- MOTZDAYCYVMXPC-UHFFFAOYSA-N dodecyl hydrogen sulfate Chemical compound CCCCCCCCCCCCOS(O)(=O)=O MOTZDAYCYVMXPC-UHFFFAOYSA-N 0.000 description 1
- 229940043264 dodecyl sulfate Drugs 0.000 description 1
- 239000008298 dragée Substances 0.000 description 1
- 239000003596 drug target Substances 0.000 description 1
- 229940112141 dry powder inhaler Drugs 0.000 description 1
- 238000001035 drying Methods 0.000 description 1
- 239000000975 dye Substances 0.000 description 1
- 239000012039 electrophile Substances 0.000 description 1
- 238000003821 enantio-separation Methods 0.000 description 1
- 230000007184 endocrine pathway Effects 0.000 description 1
- 239000003623 enhancer Substances 0.000 description 1
- 230000002255 enzymatic effect Effects 0.000 description 1
- 230000032050 esterification Effects 0.000 description 1
- 238000005886 esterification reaction Methods 0.000 description 1
- AFAXGSQYZLGZPG-UHFFFAOYSA-L ethanedisulfonate group Chemical group C(CS(=O)(=O)[O-])S(=O)(=O)[O-] AFAXGSQYZLGZPG-UHFFFAOYSA-L 0.000 description 1
- CCIVGXIOQKPBKL-UHFFFAOYSA-M ethanesulfonate Chemical compound CCS([O-])(=O)=O CCIVGXIOQKPBKL-UHFFFAOYSA-M 0.000 description 1
- 238000001704 evaporation Methods 0.000 description 1
- 230000008020 evaporation Effects 0.000 description 1
- 230000029142 excretion Effects 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 208000009866 extrahepatic cholestasis Diseases 0.000 description 1
- 239000003885 eye ointment Substances 0.000 description 1
- 239000003925 fat Substances 0.000 description 1
- 235000019197 fats Nutrition 0.000 description 1
- 208000010706 fatty liver disease Diseases 0.000 description 1
- 230000002550 fecal effect Effects 0.000 description 1
- 101150001783 fic1 gene Proteins 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 239000011888 foil Substances 0.000 description 1
- 235000021588 free fatty acids Nutrition 0.000 description 1
- 229940050411 fumarate Drugs 0.000 description 1
- 239000001530 fumaric acid Substances 0.000 description 1
- 235000011087 fumaric acid Nutrition 0.000 description 1
- 230000006870 function Effects 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 208000001130 gallstones Diseases 0.000 description 1
- 229940083124 ganglion-blocking antiadrenergic secondary and tertiary amines Drugs 0.000 description 1
- 210000001035 gastrointestinal tract Anatomy 0.000 description 1
- 230000002068 genetic effect Effects 0.000 description 1
- 206010061989 glomerulosclerosis Diseases 0.000 description 1
- 229960001731 gluceptate Drugs 0.000 description 1
- KWMLJOLKUYYJFJ-VFUOTHLCSA-N glucoheptonic acid Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)[C@@H](O)C(O)=O KWMLJOLKUYYJFJ-VFUOTHLCSA-N 0.000 description 1
- 229940050410 gluconate Drugs 0.000 description 1
- 230000004110 gluconeogenesis Effects 0.000 description 1
- 230000009229 glucose formation Effects 0.000 description 1
- 229940097042 glucuronate Drugs 0.000 description 1
- 229940074045 glyceryl distearate Drugs 0.000 description 1
- 229940075507 glyceryl monostearate Drugs 0.000 description 1
- 229940096919 glycogen Drugs 0.000 description 1
- 238000000227 grinding Methods 0.000 description 1
- 150000008282 halocarbons Chemical class 0.000 description 1
- 239000007902 hard capsule Substances 0.000 description 1
- 210000004024 hepatic stellate cell Anatomy 0.000 description 1
- 208000002672 hepatitis B Diseases 0.000 description 1
- 210000003494 hepatocyte Anatomy 0.000 description 1
- 125000001072 heteroaryl group Chemical group 0.000 description 1
- IPCSVZSSVZVIGE-UHFFFAOYSA-M hexadecanoate Chemical compound CCCCCCCCCCCCCCCC([O-])=O IPCSVZSSVZVIGE-UHFFFAOYSA-M 0.000 description 1
- 238000004128 high performance liquid chromatography Methods 0.000 description 1
- 239000012456 homogeneous solution Substances 0.000 description 1
- 239000003906 humectant Substances 0.000 description 1
- BHEPBYXIRTUNPN-UHFFFAOYSA-N hydridophosphorus(.) (triplet) Chemical compound [PH] BHEPBYXIRTUNPN-UHFFFAOYSA-N 0.000 description 1
- 150000003840 hydrochlorides Chemical class 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-M hydrogensulfate Chemical compound OS([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 1
- 230000007062 hydrolysis Effects 0.000 description 1
- 238000006460 hydrolysis reaction Methods 0.000 description 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-M hydroxide Chemical compound [OH-] XLYOFNOQVPJJNP-UHFFFAOYSA-M 0.000 description 1
- 150000004679 hydroxides Chemical class 0.000 description 1
- 238000003384 imaging method Methods 0.000 description 1
- 150000003949 imides Chemical class 0.000 description 1
- 230000001771 impaired effect Effects 0.000 description 1
- 201000001881 impotence Diseases 0.000 description 1
- 208000027138 indeterminate colitis Diseases 0.000 description 1
- PZOUSPYUWWUPPK-UHFFFAOYSA-N indole Natural products CC1=CC=CC2=C1C=CN2 PZOUSPYUWWUPPK-UHFFFAOYSA-N 0.000 description 1
- RKJUIXBNRJVNHR-UHFFFAOYSA-N indolenine Natural products C1=CC=C2CC=NC2=C1 RKJUIXBNRJVNHR-UHFFFAOYSA-N 0.000 description 1
- 239000003317 industrial substance Substances 0.000 description 1
- 239000011261 inert gas Substances 0.000 description 1
- 208000027866 inflammatory disease Diseases 0.000 description 1
- 230000028709 inflammatory response Effects 0.000 description 1
- 239000004615 ingredient Substances 0.000 description 1
- 239000003112 inhibitor Substances 0.000 description 1
- 239000007972 injectable composition Substances 0.000 description 1
- 208000014674 injury Diseases 0.000 description 1
- 230000004155 insulin signaling pathway Effects 0.000 description 1
- UEXQBEVWFZKHNB-UHFFFAOYSA-N intermediate 29 Natural products C1=CC(N)=CC=C1NC1=NC=CC=N1 UEXQBEVWFZKHNB-UHFFFAOYSA-N 0.000 description 1
- 239000013067 intermediate product Substances 0.000 description 1
- 230000007358 intestinal barrier function Effects 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 239000003456 ion exchange resin Substances 0.000 description 1
- 229920003303 ion-exchange polymer Polymers 0.000 description 1
- 229910052742 iron Inorganic materials 0.000 description 1
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- JJWLVOIRVHMVIS-UHFFFAOYSA-N isopropylamine Chemical compound CC(C)N JJWLVOIRVHMVIS-UHFFFAOYSA-N 0.000 description 1
- 239000000644 isotonic solution Substances 0.000 description 1
- 239000007951 isotonicity adjuster Substances 0.000 description 1
- NLYAJNPCOHFWQQ-UHFFFAOYSA-N kaolin Chemical compound O.O.O=[Al]O[Si](=O)O[Si](=O)O[Al]=O NLYAJNPCOHFWQQ-UHFFFAOYSA-N 0.000 description 1
- 150000002576 ketones Chemical class 0.000 description 1
- 238000000021 kinase assay Methods 0.000 description 1
- 238000010983 kinetics study Methods 0.000 description 1
- 229940001447 lactate Drugs 0.000 description 1
- JYTUSYBCFIZPBE-AMTLMPIISA-M lactobionate Chemical compound [O-]C(=O)[C@H](O)[C@@H](O)[C@@H]([C@H](O)CO)O[C@@H]1O[C@H](CO)[C@H](O)[C@H](O)[C@H]1O JYTUSYBCFIZPBE-AMTLMPIISA-M 0.000 description 1
- 229940099584 lactobionate Drugs 0.000 description 1
- 108020001756 ligand binding domains Proteins 0.000 description 1
- 230000000670 limiting effect Effects 0.000 description 1
- 238000012417 linear regression Methods 0.000 description 1
- 230000004132 lipogenesis Effects 0.000 description 1
- 229940057995 liquid paraffin Drugs 0.000 description 1
- 231100000053 low toxicity Toxicity 0.000 description 1
- 229960003646 lysine Drugs 0.000 description 1
- 208000002780 macular degeneration Diseases 0.000 description 1
- 159000000003 magnesium salts Chemical class 0.000 description 1
- 235000019359 magnesium stearate Nutrition 0.000 description 1
- 229940049920 malate Drugs 0.000 description 1
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- IWYDHOAUDWTVEP-UHFFFAOYSA-M mandelate Chemical compound [O-]C(=O)C(O)C1=CC=CC=C1 IWYDHOAUDWTVEP-UHFFFAOYSA-M 0.000 description 1
- 239000000594 mannitol Substances 0.000 description 1
- 235000010355 mannitol Nutrition 0.000 description 1
- 238000001819 mass spectrum Methods 0.000 description 1
- 239000011159 matrix material Substances 0.000 description 1
- 229960003194 meglumine Drugs 0.000 description 1
- 238000002844 melting Methods 0.000 description 1
- 230000008018 melting Effects 0.000 description 1
- 239000012528 membrane Substances 0.000 description 1
- 210000004379 membrane Anatomy 0.000 description 1
- 150000002736 metal compounds Chemical class 0.000 description 1
- 229940098779 methanesulfonic acid Drugs 0.000 description 1
- GBMDVOWEEQVZKZ-UHFFFAOYSA-N methanol;hydrate Chemical compound O.OC GBMDVOWEEQVZKZ-UHFFFAOYSA-N 0.000 description 1
- GRWIABMEEKERFV-UHFFFAOYSA-N methanol;oxolane Chemical compound OC.C1CCOC1 GRWIABMEEKERFV-UHFFFAOYSA-N 0.000 description 1
- OCICDTOQZOSSQU-UHFFFAOYSA-N methyl 2-[4-(aminomethyl)phenyl]acetate Chemical compound COC(=O)CC1=CC=C(CN)C=C1 OCICDTOQZOSSQU-UHFFFAOYSA-N 0.000 description 1
- ABELEDYNIKPYTP-UHFFFAOYSA-N methyl 3-amino-4-fluorobenzoate Chemical compound COC(=O)C1=CC=C(F)C(N)=C1 ABELEDYNIKPYTP-UHFFFAOYSA-N 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 150000004702 methyl esters Chemical class 0.000 description 1
- JZMJDSHXVKJFKW-UHFFFAOYSA-M methyl sulfate(1-) Chemical compound COS([O-])(=O)=O JZMJDSHXVKJFKW-UHFFFAOYSA-M 0.000 description 1
- GYNNXHKOJHMOHS-UHFFFAOYSA-N methyl-cycloheptane Natural products CC1CCCCCC1 GYNNXHKOJHMOHS-UHFFFAOYSA-N 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 235000010981 methylcellulose Nutrition 0.000 description 1
- VNXBKJFUJUWOCW-UHFFFAOYSA-N methylcyclopropane Chemical compound CC1CC1 VNXBKJFUJUWOCW-UHFFFAOYSA-N 0.000 description 1
- 125000000325 methylidene group Chemical group [H]C([H])=* 0.000 description 1
- 238000004452 microanalysis Methods 0.000 description 1
- 230000000116 mitigating effect Effects 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 150000004682 monohydrates Chemical class 0.000 description 1
- HDZGCSFEDULWCS-UHFFFAOYSA-N monomethylhydrazine Chemical compound CNN HDZGCSFEDULWCS-UHFFFAOYSA-N 0.000 description 1
- 102000004233 multidrug resistance protein 3 Human genes 0.000 description 1
- 108090000743 multidrug resistance protein 3 Proteins 0.000 description 1
- 230000035772 mutation Effects 0.000 description 1
- IJDNQMDRQITEOD-UHFFFAOYSA-N n-butane Chemical compound CCCC IJDNQMDRQITEOD-UHFFFAOYSA-N 0.000 description 1
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- OFBQJSOFQDEBGM-UHFFFAOYSA-N n-pentane Natural products CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 description 1
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 239000006199 nebulizer Substances 0.000 description 1
- 239000013642 negative control Substances 0.000 description 1
- 230000004770 neurodegeneration Effects 0.000 description 1
- 208000015122 neurodegenerative disease Diseases 0.000 description 1
- 230000007823 neuropathy Effects 0.000 description 1
- 201000001119 neuropathy Diseases 0.000 description 1
- 235000001968 nicotinic acid Nutrition 0.000 description 1
- 239000011664 nicotinic acid Substances 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 239000012457 nonaqueous media Substances 0.000 description 1
- 238000000655 nuclear magnetic resonance spectrum Methods 0.000 description 1
- 108020004017 nuclear receptors Proteins 0.000 description 1
- 239000002773 nucleotide Substances 0.000 description 1
- 125000003729 nucleotide group Chemical group 0.000 description 1
- 230000030648 nucleus localization Effects 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 150000002894 organic compounds Chemical class 0.000 description 1
- 239000012044 organic layer Substances 0.000 description 1
- 230000003204 osmotic effect Effects 0.000 description 1
- 235000006408 oxalic acid Nutrition 0.000 description 1
- 230000036542 oxidative stress Effects 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 239000006174 pH buffer Substances 0.000 description 1
- 238000004806 packaging method and process Methods 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 239000004031 partial agonist Substances 0.000 description 1
- 239000002245 particle Substances 0.000 description 1
- 230000037361 pathway Effects 0.000 description 1
- 239000000312 peanut oil Substances 0.000 description 1
- 235000019371 penicillin G benzathine Nutrition 0.000 description 1
- 230000000737 periodic effect Effects 0.000 description 1
- 210000001428 peripheral nervous system Anatomy 0.000 description 1
- 229940021222 peritoneal dialysis isotonic solution Drugs 0.000 description 1
- 239000003208 petroleum Substances 0.000 description 1
- ISWSIDIOOBJBQZ-UHFFFAOYSA-N phenol group Chemical group C1(=CC=CC=C1)O ISWSIDIOOBJBQZ-UHFFFAOYSA-N 0.000 description 1
- 150000002989 phenols Chemical class 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- FAIAAWCVCHQXDN-UHFFFAOYSA-N phosphorus trichloride Chemical compound ClP(Cl)Cl FAIAAWCVCHQXDN-UHFFFAOYSA-N 0.000 description 1
- 238000006303 photolysis reaction Methods 0.000 description 1
- 230000015843 photosynthesis, light reaction Effects 0.000 description 1
- 230000035790 physiological processes and functions Effects 0.000 description 1
- 239000006187 pill Substances 0.000 description 1
- 229960005141 piperazine Drugs 0.000 description 1
- 239000004033 plastic Substances 0.000 description 1
- 229920003023 plastic Polymers 0.000 description 1
- 229920002647 polyamide Polymers 0.000 description 1
- 229920001296 polysiloxane Polymers 0.000 description 1
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 1
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 1
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 1
- 208000007232 portal hypertension Diseases 0.000 description 1
- 239000013641 positive control Substances 0.000 description 1
- 230000029279 positive regulation of transcription, DNA-dependent Effects 0.000 description 1
- 238000002600 positron emission tomography Methods 0.000 description 1
- 229910000027 potassium carbonate Inorganic materials 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 230000002335 preservative effect Effects 0.000 description 1
- 230000002265 prevention Effects 0.000 description 1
- 150000003141 primary amines Chemical class 0.000 description 1
- 238000007639 printing Methods 0.000 description 1
- 238000012545 processing Methods 0.000 description 1
- VVWRJUBEIPHGQF-MDZDMXLPSA-N propan-2-yl (ne)-n-propan-2-yloxycarbonyliminocarbamate Chemical compound CC(C)OC(=O)\N=N\C(=O)OC(C)C VVWRJUBEIPHGQF-MDZDMXLPSA-N 0.000 description 1
- VVWRJUBEIPHGQF-UHFFFAOYSA-N propan-2-yl n-propan-2-yloxycarbonyliminocarbamate Chemical compound CC(C)OC(=O)N=NC(=O)OC(C)C VVWRJUBEIPHGQF-UHFFFAOYSA-N 0.000 description 1
- 239000001294 propane Substances 0.000 description 1
- 230000000069 prophylactic effect Effects 0.000 description 1
- 235000019260 propionic acid Nutrition 0.000 description 1
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- IUVKMZGDUIUOCP-BTNSXGMBSA-N quinbolone Chemical compound O([C@H]1CC[C@H]2[C@H]3[C@@H]([C@]4(C=CC(=O)C=C4CC3)C)CC[C@@]21C)C1=CCCC1 IUVKMZGDUIUOCP-BTNSXGMBSA-N 0.000 description 1
- 150000003254 radicals Chemical class 0.000 description 1
- 238000001959 radiotherapy Methods 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 238000006722 reduction reaction Methods 0.000 description 1
- 230000001105 regulatory effect Effects 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 230000000979 retarding effect Effects 0.000 description 1
- 102000027483 retinoid hormone receptors Human genes 0.000 description 1
- 108091008679 retinoid hormone receptors Proteins 0.000 description 1
- 238000004007 reversed phase HPLC Methods 0.000 description 1
- 238000012552 review Methods 0.000 description 1
- MOODSJOROWROTO-UHFFFAOYSA-N salicylsulfuric acid Chemical compound OC(=O)C1=CC=CC=C1OS(O)(=O)=O MOODSJOROWROTO-UHFFFAOYSA-N 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 238000009738 saturating Methods 0.000 description 1
- 230000007017 scission Effects 0.000 description 1
- 238000007086 side reaction Methods 0.000 description 1
- 239000000377 silicon dioxide Substances 0.000 description 1
- 239000004332 silver Substances 0.000 description 1
- 229910052709 silver Inorganic materials 0.000 description 1
- 238000002603 single-photon emission computed tomography Methods 0.000 description 1
- 201000000849 skin cancer Diseases 0.000 description 1
- WRIKHQLVHPKCJU-UHFFFAOYSA-N sodium bis(trimethylsilyl)amide Chemical compound C[Si](C)(C)N([Na])[Si](C)(C)C WRIKHQLVHPKCJU-UHFFFAOYSA-N 0.000 description 1
- 239000012279 sodium borohydride Substances 0.000 description 1
- 229910000033 sodium borohydride Inorganic materials 0.000 description 1
- 229910001467 sodium calcium phosphate Inorganic materials 0.000 description 1
- 235000019812 sodium carboxymethyl cellulose Nutrition 0.000 description 1
- 229920001027 sodium carboxymethylcellulose Polymers 0.000 description 1
- 239000001488 sodium phosphate Substances 0.000 description 1
- 239000012321 sodium triacetoxyborohydride Substances 0.000 description 1
- 239000007901 soft capsule Substances 0.000 description 1
- 239000000600 sorbitol Substances 0.000 description 1
- 235000010356 sorbitol Nutrition 0.000 description 1
- 241000894007 species Species 0.000 description 1
- 238000001228 spectrum Methods 0.000 description 1
- 238000010561 standard procedure Methods 0.000 description 1
- 229940114926 stearate Drugs 0.000 description 1
- 231100000240 steatosis hepatitis Toxicity 0.000 description 1
- 230000001954 sterilising effect Effects 0.000 description 1
- 238000004659 sterilization and disinfection Methods 0.000 description 1
- 125000005504 styryl group Chemical group 0.000 description 1
- 239000000758 substrate Substances 0.000 description 1
- 229940086735 succinate Drugs 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 229940071103 sulfosalicylate Drugs 0.000 description 1
- 239000011593 sulfur Substances 0.000 description 1
- 230000000475 sunscreen effect Effects 0.000 description 1
- 239000000516 sunscreening agent Substances 0.000 description 1
- 230000001629 suppression Effects 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 230000002459 sustained effect Effects 0.000 description 1
- 208000011580 syndromic disease Diseases 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 1
- 231100001274 therapeutic index Toxicity 0.000 description 1
- 238000011285 therapeutic regimen Methods 0.000 description 1
- 150000003573 thiols Chemical class 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
- 239000012443 tonicity enhancing agent Substances 0.000 description 1
- 239000012049 topical pharmaceutical composition Substances 0.000 description 1
- 231100000419 toxicity Toxicity 0.000 description 1
- 230000001988 toxicity Effects 0.000 description 1
- 238000013518 transcription Methods 0.000 description 1
- 230000035897 transcription Effects 0.000 description 1
- 230000037317 transdermal delivery Effects 0.000 description 1
- 230000014599 transmission of virus Effects 0.000 description 1
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 1
- RYFMWSXOAZQYPI-UHFFFAOYSA-K trisodium phosphate Chemical compound [Na+].[Na+].[Na+].[O-]P([O-])([O-])=O RYFMWSXOAZQYPI-UHFFFAOYSA-K 0.000 description 1
- 229960000281 trometamol Drugs 0.000 description 1
- 208000025086 undetermined colitis Diseases 0.000 description 1
- 229930195735 unsaturated hydrocarbon Natural products 0.000 description 1
- RUDATBOHQWOJDD-UZVSRGJWSA-N ursodeoxycholic acid Chemical compound C([C@H]1C[C@@H]2O)[C@H](O)CC[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H]([C@@H](CCC(O)=O)C)[C@@]2(C)CC1 RUDATBOHQWOJDD-UZVSRGJWSA-N 0.000 description 1
- 229960001661 ursodiol Drugs 0.000 description 1
- 235000019871 vegetable fat Nutrition 0.000 description 1
- 239000011782 vitamin Substances 0.000 description 1
- 229930003231 vitamin Natural products 0.000 description 1
- 235000013343 vitamin Nutrition 0.000 description 1
- 229940088594 vitamin Drugs 0.000 description 1
- 235000019166 vitamin D Nutrition 0.000 description 1
- 239000011710 vitamin D Substances 0.000 description 1
- 150000003710 vitamin D derivatives Chemical class 0.000 description 1
- 229940046008 vitamin d Drugs 0.000 description 1
- 238000005406 washing Methods 0.000 description 1
- 239000001993 wax Substances 0.000 description 1
- 230000004580 weight loss Effects 0.000 description 1
- 238000009736 wetting Methods 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
- 239000011787 zinc oxide Substances 0.000 description 1
- 235000014692 zinc oxide Nutrition 0.000 description 1
- IKVDXUFZJARKPF-UHFFFAOYSA-M zinc;cyclopropane;bromide Chemical compound Br[Zn+].C1C[CH-]1 IKVDXUFZJARKPF-UHFFFAOYSA-M 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/02—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains two hetero rings
- C07D491/04—Ortho-condensed systems
- C07D491/044—Ortho-condensed systems with only one oxygen atom as ring hetero atom in the oxygen-containing ring
- C07D491/052—Ortho-condensed systems with only one oxygen atom as ring hetero atom in the oxygen-containing ring the oxygen-containing ring being six-membered
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/415—1,2-Diazoles
- A61K31/4162—1,2-Diazoles condensed with heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/425—Thiazoles
- A61K31/427—Thiazoles not condensed and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5375—1,4-Oxazines, e.g. morpholine
- A61K31/5377—1,4-Oxazines, e.g. morpholine not condensed and containing further heterocyclic rings, e.g. timolol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/63—Compounds containing para-N-benzenesulfonyl-N-groups, e.g. sulfanilamide, p-nitrobenzenesulfonyl hydrazide
- A61K31/635—Compounds containing para-N-benzenesulfonyl-N-groups, e.g. sulfanilamide, p-nitrobenzenesulfonyl hydrazide having a heterocyclic ring, e.g. sulfadiazine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/04—Drugs for disorders of the alimentary tract or the digestive system for ulcers, gastritis or reflux esophagitis, e.g. antacids, inhibitors of acid secretion, mucosal protectants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/12—Antidiarrhoeals
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/16—Drugs for disorders of the alimentary tract or the digestive system for liver or gallbladder disorders, e.g. hepatoprotective agents, cholagogues, litholytics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D493/00—Heterocyclic compounds containing oxygen atoms as the only ring hetero atoms in the condensed system
- C07D493/02—Heterocyclic compounds containing oxygen atoms as the only ring hetero atoms in the condensed system in which the condensed system contains two hetero rings
- C07D493/04—Ortho-condensed systems
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Medicinal Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Epidemiology (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Engineering & Computer Science (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Gastroenterology & Hepatology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
Un compuesto de acuerdo con la Fórmula (II), **(Ver fórmula)** o una sal farmacéutica aceptable de esta, donde R0 es alquilo C1-6; haloalquilo C1-6; hidroxialquilo C1-6; hidroxialquilo C1-6 sustituido con halo; o fenilo sustituido opcionalmente con 1-2 sustituyentes representados independientemente por R2; o R0 se selecciona a partir del grupo cicloalquilo C3-7, un heteroarilo de 5-10 miembros que comprende 1-3 heteroátomos de N, O o S, y un heterociclo de 4-6 miembros que comprende 1-2 heteroátomos de N, O o S; donde cada uno de los cuales está sustituido opcionalmente con 1-2 sustituyentes representados por R2a; El anillo B es arilo; heteroarilo de 5-10 miembros que comprende 1-3 heteroátomos de N, O o S; heterociclo de 4-6 miembros que comprende 1-2 heteroátomos de N, O o S; o cicloalquilo C3-7; donde cada uno de los cuales está sustituido opcionalmente con 1-2 sustituyentes representados independientemente por R2a; X es -(CR4R5)- o -C(O)-; L2 es *2-(CR4R5)1-2-; *2-(CR4R5)-C(O)-; *2-(CR4R5)-C(O)-NR-; *2-(CR4R5)2-O-; *2-(CR4R5)2-NR-; *2-(CR4R5)2-NR-SO2-; *2-(CR4R5)2-NR-C(O)-; *2-(CR4R5)-C(O)-NR-(CR4R5)-; o *2-(CR4R5)2-NR-C(O)-NR-(CR4R5)0-1; donde "*2" indica el punto de unión de L2 a N; cada R2 es independientemente halo, hidroxilo, alquilo C1-6, alquilo C1-6 sustituido con halo, -C(O)NR6R7; -S(O)2-NR4N5; -C(O)O-(CR4CR5)2-3NR4R5; -N(R)-C(O)O-R; -SO2R; -NR4R5 o -(CR4R5)-C(O)O; cada R2a es independientemente halo, hidroxilo, alquilo C1-6, alquilo C1-6 sustituido con halo; cada R3 es independientemente hidrógeno, halo, alquilo C1-6, alquenilo C2-6 o ciclopropilo; y R, R4, R5, R6 y R7 son independientemente hidrógeno o alquilo C1-6; como alternativa R6 y R7 junto con el N pueden formar un anillo heterocíclico de 5-6 miembros.
Description
DESCRIPCIÓN
Derivados de pirazol tricíclicos condensados útiles para modular los receptores farnesoide X
Referencia cruzada a solicitudes relacionadas
Esta solicitud reclama el beneficio de la patente provisional de EE. UU. con número de solicitud 62/154862, presentada el 30 de abril de 2015.
Campo de la invención
La presente invención se refiere a composiciones y compuestos y composiciones para su uso en métodos para modular la actividad de los receptores farnesoide X (FXR, por sus siglas en inglés).
Antecedentes de la invención
El receptor farnesoide X (FXR) es un miembro de la superfamilia de receptores de hormonas nucleares y se expresa principalmente en el hígado, riñones e intestinos (remítase, por ejemplo, a Seol et al. (1995) Mol. Endocrinol. 9:72-85 y Forman et al. (1995) Cell 81:687-693). Funciona como un heterodímero con el receptor de retinoides X (RXR, por sus siglas en inglés) y se une a elementos de respuesta en los promotores de genes diana para regular la transcripción génica. El heterodímero FXR-RXR se une con la afinidad más elevada a un elemento de respuesta con repeticiones invertidas-1 (IR-1, por sus siglas en inglés), en el cual los hexámeros de unión al receptor consenso están separados por un nucleótido. FXR es parte de un proceso interrelacionado, en el que FXR es activado por los ácidos biliares (el producto final del metabolismo del colesterol) (remítase, por ejemplo, a Makishima et al. (1999) Science 284: 1362-1365, Parks et al. (1999) Science 284:1365-1368, Wang et al. (1999) Mol. Cell. 3:543-553), que sirven para inhibir el catabolismo del colesterol. Remítase también a Urizar et al. (2000) J. Biol. Chem. 275:39313-39317.
FXR es un regulador clave de la homeostasis del colesterol, síntesis de triglicéridos y lipogénesis. (Crawley, Expert Opinion Ther. Patents (2010), 20(8): 1047-1057). Además del tratamiento de la dislipidemia, se han descrito múltiples indicaciones para FXR que incluyen el tratamiento de la hepatopatía, diabetes, enfermedades relacionadas con la vitamina D, efectos secundarios inducidos por fármacos y hepatitis. (Crawley, mencionado anteriormente). Aunque se han realizado avances en el desarrollo de agonistas de FXR novedosos, sigue habiendo un margen significativo de mejora.
Compendio de la invención
La presente invención se refiere a composiciones y métodos para modular la actividad de los receptores farnesoide X (FXR). Por ejemplo, la presente invención proporciona compuestos novedosos que son agonistas o agonistas parciales de FXR, y que son útiles como agentes farmacéuticos para tratar afecciones mediadas por FXR.
Los compuestos divulgados en la presente están definidos por la Fórmula I:

o una sal farmacéutica aceptable de esta, donde
R0 es alquilo C1-6; haloalquilo C1-6; hidroxialquilo C1-6; hidroxialquilo C1-6 sustituido con halo; o fenilo sustituido opcionalmente con 1-2 sustituyentes representados independientemente por R2; o R0 se selecciona a partir del grupo cicloalquilo C3-7, un heteroarilo de 5-10 miembros que comprende 1-3 heteroátomos de N, O o S, y un heterociclo de 4-6 miembros que comprende 1-2 heteroátomos de N, O o S; donde cada uno de los cuales está sustituido opcionalmente con 1-2 sustituyentes representados por R2a;
El anillo B es arilo; heteroarilo de 5-10 miembros que comprende 1-3 heteroátomos de N, O o S; heterociclo de 4-6 miembros que comprende 1-2 heteroátomos de N, O o S; o cicloalquilo C3-7; donde cada uno de los cuales está sustituido opcionalmente con 1-2 sustituyentes representados independientemente por R2a;
X es -(CR4R5)- o -C(O)-;
Y es -O-, -(CR4R5)-, *-O(CR4R5)- o -NR-, donde indica el punto de unión de Y al anillo que contiene los átomos anulares Z;
Z1, Z2, Z3 y Z4 son cada uno independientemente -CR3- o -N-;
L1 es 41-(CR4R5)1-2- o 41-(CR4R5)-C(O)-NR-, donde "*1" indica el punto de unión de L1 a N;
L2 es *2-(CR4R5)1-2-; *2-(CR4R5)-C(O)-; *2-(CR4R5)-C(O)-NR-; *2-(CR4R5)2-O-; *2-(CR4R5)2-NR-; *2-(CR4R5)2-NR-SO2-; *2-(CR4R5)2-NR-C(O)-; *2-(CR4R5)-C(O)-NR-(CR4R5)-; o *2-(CR4R5)2-NR-C(O)-NR-(CR4R5)0-1; donde "*2" indica el punto de unión de L2 a N;
L3 es -(CR4R5)- o -C(O)-;
cada R2 es independientemente halo, hidroxilo, alquilo C1-6, alquilo C1-6 sustituido con halo, -C(O)NR6R7; -S(O)2-NR4N5; -C(O)O-(CR4CR5)2-3NR4R5; -N(R)-C(O)O-R; -SO2R; -NR4R5 o -(CR4R5)-C(O)O;
cada R2a es independientemente halo, hidroxilo, alquilo C1-6 o alquilo C1-6 sustituido con halo;
cada R3 es independientemente hidrógeno, halo, alquilo C1-6, alquenilo C2-6 o ciclopropilo; y
R, R4, R5, R6 y R7 son independientemente hidrógeno o alquilo C1-6; como alternativa R6 y R7 junto con el N pueden formar un anillo heterocíclico de 5-6 miembros.
Los compuestos de la invención están definidos por la Fórmula II:

o una sal farmacéuticamente aceptable de esta; donde X, B, L2, R0 y R3 son tal como se han definido en la Fórmula I.
Los compuestos de Fórmula I y II, y sus sales farmacéuticamente aceptables, muestran propiedades farmacológicas valiosas cuando se estudian in vitro en ensayos de cinasas exentos de células y en ensayos celulares y, por lo tanto, son útiles como agentes farmacéuticos.
En un aspecto, la divulgación se refiere a métodos para modular FXR en una célula, que comprenden poner en contacto una célula con una cantidad eficaz de un compuesto de Fórmula I o II, o una sal farmacéuticamente aceptable de este; y opcionalmente combinado con un segundo agente terapéutico.
En otro aspecto, la divulgación se refiere a métodos para tratar, mejorar o prevenir un trastorno mediado por FXR en un sujeto que lo padece, que comprende administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I o II, o una sal farmacéuticamente aceptable de este; y opcionalmente combinado con un segundo agente terapéutico. La presente invención también proporciona el uso de un compuesto de Fórmula II, o una sal farmacéuticamente aceptable de este; y opcionalmente combinado con un segundo agente terapéutico, en la producción de un medicamento para tratar un trastorno mediado por FXR. En otro aspecto más, la presente invención se refiere a una combinación que comprende una cantidad terapéuticamente eficaz de un compuesto de Fórmula II, o una sal farmacéuticamente aceptable de este, y un segundo agente terapéutico. Cuando se utiliza un segundo agente terapéutico, el segundo agente terapéutico también puede ser útil en el tratamiento de un trastorno mediado por FXR.
En una realización, los compuestos (solos o combinados con un segundo agente terapéutico) son útiles para tratar una hepatopatía o una enfermedad gastrointestinal, incluidos sin carácter limitante, hepatopatías seleccionadas entre colestasis intrahepática, colestasis inducida por estrógenos, colestasis inducida por fármacos, colestasis gestacional, colestasis asociada a la nutrición parenteral, colestasis familiar progresiva (PFIC, por sus siglas en inglés), síndrome de Alagille, cirrosis biliar primaria (PBC, por sus siglas en inglés), colangitis esclerosante primaria, rechazo del trasplante de hígado ductopénico, enfermedad de injerto contra hospedador asociada al trasplante de hígado, hepatopatía por fibrosis
quística hepatopatía grasa no alcohólica (NAFLD, por sus siglas en inglés), esteatohepatitis no alcohólica (NASH, por sus siglas en inglés), hepatopatía alcohólica y hepatopatía asociada a la nutrición parenteral; y enfermedades gastrointestinales seleccionadas entre malabsorción de ácido biliares (incluidas la diarrea por ácidos biliares primaria y la diarrea por ácidos biliares secundaria), gastritis por reflujo biliar y enfermedad intestinal inflamatoria tal como enfermedad de Crohn, colitis ulcerosa, colitis colagenosa, colitis linfocítica, colitis por desviación, colitis indeterminada y enfermedad de Behget.
Descripción detallada de la invención
Definiciones
A efectos de interpretación de esta memoria descriptiva, se aplicarán las siguientes definiciones y, cuando proceda, los términos utilizados en singular también incluirán el plural y viceversa.
Tal como se utiliza en la presente, «alquilo Ci-6» denota un radical alquilo que tiene de 1 a 6, en algunos casos de 1 a 4, átomos de carbono, siendo los radicales lineales o ramificados con una única o múltiples ramificaciones. Por ejemplo, «alquilo C1-6» incluye, sin carácter limitante, n-butilo, sec-butilo, isobutilo, tert-butilo; propilo, tal como n-propilo, 2-metilpropilo o isopropilo; etilo o metilo.
Tal como se utiliza en la presente, «haloalquilo C1-6» se refiere a un radical alquilo tal como se ha definido anteriormente que está sustituido con uno o más radicales halo.
Tal como se utiliza en la presente, «hidroxialquilo C1-6» se refiere a alquilo C1-6-OH, donde el alquilo C1-6 es tal como se ha definido anteriormente. El grupo hidroxi puede estar unido al radical alquilo en cualquier carbono del radical alquilo. Tal como se utiliza en la presente, «cicloalquilo C3-7» se refiere a grupos hidrocarbonados no aromáticos saturados o pacialmente insaturados monocícliclos, bicíclicos, con puentes o espirocíclicos con 3-7 átomos de carbono anulares. Los grupos hidrocarbonados monocíclicos ilustrativos incluyen, sin carácter limitante, ciclopropilo, ciclobutilo, ciclopentilo, ciclopentenilo, ciclohexilo y ciclohexenilo y similares.
Tal como se utiliza en la presente, un «estereoisómero» se refiere a un compuesto formado por el mismo número de átomos enlazados mediante los mismos enlaces pero que tienen estructuras tridimensionales diferentes, que no son intercambiables. La presente invención contempla varios estereoisómeros y mezclas de estos e incluye «enantiómeros», que se refiere a dos estereoisómeros cuyas moléculas son imágenes especulares no superponibles entre sí.
Tal como se utiliza en la presente, la expresión «portador farmacéuticamente aceptable» incluye todos y cada uno de los disolventes, medios de dispersión, recubrimientos, surfactantes, antioxidantes, conservantes (por ejemplo, agentes antibacterianos, agentes antifúngicos), agentes isotónicos, agentes retardantes de la absorción, sales, conservantes, fármacos, estabilizantes farmacológicos, aglutinantes, excipientes, agentes desintegrantes, lubricantes, agentes edulcorantes, agentes aromatizantes, tintes y similares y combinaciones de estos, tal como serían conocidos por los expertos en la técnica (remítase, por ejemplo, a Remington's Pharmaceutical Sciences, 18.a ed. Mack Printing Company, 1990, págs. 1289-1329). Salvo en lo que concierne a cualquier portador convencional que sea incompatible con el principio activo, se contempla su uso en las composiciones terapéuticas o farmacéuticas.
Tal como se utiliza en la presente, la expresión «cantidad terapéuticamente eficaz» se refiere a la cantidad del compuesto de Fórmula I que es suficiente para lograr el efecto mencionado. En consecuencia, una cantidad terapéuticamente eficaz de un compuesto de Fórmula I utilizado en el tratamiento de una afección mediada por FXR será una cantidad suficiente para el tratamiento de la afección mediada por FXR.
El término «sujeto», tal como se utiliza en la presente, se refiere a un animal. Habitualmente el animal es un mamífero. Un sujeto también se refiere a, por ejemplo, primates (por ejemplo, seres humanos, de sexo masculino o femenino), vacas, ovejas, cabras, caballos, perros, gatos, conejos, ratas, ratones, peces, pájaros y similares. En ciertas realizaciones, el sujeto es un primate. En otras realizaciones más, el sujeto es un ser humano.
Tal como se utiliza en la presente, el término «tratar», «que trata» o «tratamiento» de cualquier enfermedad o trastorno se refiere, en una realización, a mejorar la enfermedad o trastorno (es decir, ralentizar o detener o reducir el desarrollo de la enfermedad o al menos uno de los síntomas clínicos de esta). En otra realización, «tratar», «que trata» o «tratamiento» se refiere a mitigar o mejorar al menos un parámetro físico incluidos los que pueden no ser perceptibles por el paciente. En otra realización más, «tratar», «que trata» o «tratamiento» se refiere a modular la enfermedad o trastorno, ya sea de manera física, (por ejemplo, estabilización de un síntoma perceptible), fisiológica, (por ejemplo, estabilización de un parámetro físico), o ambas. En otra realización más, «tratar», «que trata» o «tratamiento» se refiere a prevenir o retrasar la aparición o el desarrollo o avance de la enfermedad o trastorno.
Tal como se utiliza en la presente, un sujeto «necesita» un tratamiento si dicho sujeto se beneficiaría desde un punto de
vista biológico, médico o en su calidad de vida de dicho tratamiento.
Tal como se utiliza en la presente, el término «dislipidemia» se refiere a una anomalía en los lípidos y lipoproteínas de la sangre, o cantidades anómalas de estos, y a los estados patológicos resultado, provocados, exarcebados o asociados a una anomalía de este tipo (remítase a Dorland's Illustrated Medical Dictionary, 29.a edición o versiones posteriores de este, W.B. Saunders Publishing Company, Nueva York, NY). Los estados patológicos que abarca la definición de dislipidemia tal como se utiliza en la presente incluyen hiperlipidemia, hipertrigliceridemia, HDL plasmático bajo, LDL plasmático elevado, VLDL plasmático elevado, colestasis hepática e hipercolesterolemia.
Tal como se utiliza en la presente, la frase «enfermedades relacionadas con la dislipidemia», tal como se utiliza en la presente, se refiere a enfermedades que incluyen, sin carácter limitante, la aterosclerosis, trombosis, enfermedad coronaria arterial, accidente cerebrovascular e hipertensión. Las enfermedades relacionadas con la dislipidemia también incluyen las enfermedades metabólicas tales como obesidad, diabetes, resistencia a la insulina y complicaciones de estas. Tal como se utiliza en la presente, el término «colestasis» se refiere a cualquier afección en la que el flujo de bilis desde el hígado está bloqueado y puede ser intrahepática (es decir, que ocurre dentro del hígado) o extrahepática (es decir, que ocurre fuera del hígado).
Tal como se utiliza en la presente, la «fibrosis hepática» incluye la fibrosis hepática debida a cualquier causa que incluye, sin carácter limtiante, la fibrosis hepática inducida por virus tal como la debida a la hepatitis B y C; exposición al alcohol (hepatopatía alcohólica), compuestos farmacéuticos, estrés oxidativo, radioterapia contra el cáncer o agentes químicos industriales; y enfermedades tales como la cirrosis biliar primaria, hígado graso, obesidad, esteatohepatitis no alcohólica, fibrosis quística, hemocromatosis y hepatitis autoinmunitaria.
Tal como se utiliza en la presente, «agonista de FXR» se refiere a un agente que se une directamente a FXR y aumenta de manera regulada su actividad.
Tal como se utiliza en la presente, se debe interpretar que el término «un», «uno/a», «el/la» y términos similares utilizados en el contexto de la presente invención (especialmente en el contexto de las reivindicaciones) abarcan tanto el singular como el plural a menos que se indique lo contrario en la presente o el contexto lo contradiga claramente.
Cualquier definición de la presente se puede utilizar combinada con cualquier otra definición para describir un grupo estructural compuesto. Por convención, el elemento final de cualquier definición de este tipo es el que se une al resto principal. Por ejemplo, el grupo compuesto alcoxialquilo representaría un grupo alcoxi unido a la molécula principal a través de un grupo alquilo.
Modos para llevar a cabo la invención
La presente invención se refiere a composiciones y métodos para FXR. En la presente se describen varias realizaciones de la invención. Se reconocerá que las características especificadas en cada realización se pueden combinar con otras características especificadas para proporcionar otras realizaciones.
Los compuestos divulgados en la presente están definidos por la Fórmula I:

o una sal farmacéutica aceptable de esta, donde
R0 es alquilo Ci-6; haloalquilo Ci-6; hidroxialquilo Ci-6; hidroxialquilo Ci-6 sustituido con halo; o fenilo sustituido opcionalmente con 1-2 sustituyentes representados independientemente por R2; o R0 se selecciona a partir del grupo cicloalquilo C3-7, un heteroarilo de 5-10 miembros que comprende 1-3 heteroátomos de N, O o S, y un heterociclo de 4-6 miembros que comprende 1-2 heteroátomos de N, O o S; donde cada uno de los cuales está sustituido opcionalmente con 1-2 sustituyentes representados por R2a;
El anillo B es arilo; heteroarilo de 5-10 miembros que comprende 1-3 heteroátomos de N, O o S; heterociclo de 4-6 miembros que comprende 1-2 heteroátomos de N, O o S; o cicloalquilo C3-7; donde cada uno de los cuales está sustituido opcionalmente con 1-2 sustituyentes representados independientemente por R2a;
X es -(CR4R5)- o -C(O)-;
Y es -O-, -(CR4R5)-, *-O(CR4R5)- o -NR-, donde "*" indica el punto de unión de Y al anillo que contiene los átomos anulares Z;
Z1, Z2, Z3 y Z4 son cada uno independientemente -CR3- o -N-;
L1 es *1-(CR4R5)1-2- o *1-(CR4R5)-C(O)-NR-, donde "*1" indica el punto de unión de L1 a N;
L2 es *2-(CR4R5)1-2-; *2-(CR4R5)-C(O)-; *2-(CR4R5)-C(O)-NR-; *2-(CR4R5)2-O-; *2-(CR4R5)2-NR-; *2-(CR4R5)2-NR-SO2-; *2-(CR4R5)2-NR-C(O)-; *2-(CR4R5)-C(O)-NR-(CR4R5)-; o *2-(CR4R5)2-NR-C(O)-NR-(CR4R5)0-1; donde "*2" indica el punto de unión de L2 a N;
L3 es -(CR4R5)- o -C(O)-;
cada R2 es independientemente halo, hidroxilo, alquilo C1-6, alquilo C1-6 sustituido con halo, -C(O)NR6R7; -S(O)2-NR4N5; -C(O)O-(CR4CR5)2-3NR4R5; -N(R)-C(O)O-R; -SO2R; -NR4R5 o -(CR4R5)-C(O)OR;
cada R2a es independientemente halo, hidroxilo, alquilo C1-6 o alquilo C1-6 sustituido con halo;
cada R3 es independientemente hidrógeno, halo, alquilo C1-6, alquenilo C2-6 o ciclopropilo; y
R, R4, R5, R6 y R7 son independientemente hidrógeno o alquilo C1-6; como alternativa R6 y R7 junto con el N pueden formar un anillo heterocíclico de 5-6 miembros.
Los compuestos de la presente invención están definidos por la Fórmula II:

o una sal farmacéuticamente aceptable de esta; donde X, B, L2, R0 y R3 son tal como se han definido en la Fórmula I. En una tercera realización, L2 en cualquiera de las realizaciones anteriores es *2-(CR4R5)1-2-; *2-(CR4R5)-C(O)-NR-; *2-(CR4R5)2-O-; *2-(CR4R5)2-NR-SO2-; *2-(CR4R5)2-NR-C(O)-; *2-(CR4R5)-C(O)-NR-(CR4R5)-; o *2-(CR4R5)2-NR-C(O)-NR-(CR4R5)0-1; donde "*2" indica el punto de unión de L2 a N.
En una cuarta realización, R0 en cualquiera de la primera, segunda y tercera realizaciones es alquilo C 1-6; haloalquilo C1-6; hidroxialquil C1-6; o hidroxialquilo C1-6 sustituido con halo.
En una quinta realización, R0 en cualquiera de la primera, segunda y tercera realizaciones es ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo; donde cada uno de los cuales no está sustituido o está sustituido con 1-2 sustituyentes representados independientemente por R2a; donde R2a es halo o hidroxilo.
En una sexta realización, R0 en cualquiera de la primera, segunda y tercera realizaciones es tetrahidrofuranilo, tetrahidropiranilo, N-metilpirazolilo, tiazolilo o 1,1 -dioxidotetrahidrotiofen-3-ilo.
En una séptima realización, R0 en cualquiera de la primera, segunda y tercera realizaciones es fenilo sustituido opcionalmente con halo, -C(O)NR6R7; -S(O)2-NR4N5; -C(O)O-(CR4CR5)2-3NR4R5; -N(R)-C(O)O-R; -SO2R; -NR4R5 o -(Cr4R5)-C(O)O; donde R, R4, R5, R6 y R7 son independientemente hidrógeno o alquilo C1-6; como alternativa R6 y R7 junto con el N pueden formar morfolinilo.
En una octava realización, el Anillo B en cualquiera de las realizaciones anteriores es fenilo sustituido opcionalmente con 1-2 halo; tetrahidropiranilo, ciclopentilo, ciclohexilo o tiazolilo.
En una novena realización, X en cualquiera de las realizaciones anteriores es -(CR4R5)-; y R4 y R5 son independientemente hidrógeno o metilo. En una realización particular, X es -CH2.
En una décima realización, R3 en cualquiera de las realizaciones anteriores es hidrógeno, halo, sec-butilo, vinilo o ciclopropilo.
En otra realización, los compuestos de la presente invención se seleccionan entre:
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(3,3,3-trifluoropropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(3,3,3-trifluoropropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,6-difluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,3-difluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(oxolan-3-ilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-ciclopropilacetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(2-fluoroetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(2,2-difluorociclopropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(2-fluoroetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-ciclobutilacetamida; 2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3,5-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida;
W-ferf-butil-2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,5-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-etilacetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-ciclopentilacetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-ciclobutilacetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-[4-(morfolino-4-carbonil)fenil]acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-[(2S)-oxolan-2-ilmetil]acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,3-difluorofenil)metil]formamido)-W-ciclopropilacetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(2,2-difluorociclopropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3,5-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida;
2-(W-bencil-1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)-W-(propan-2-il)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,5-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-ciclopropilacetamida; 2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(propan-2-il)acetamida; W-ferf-butil-2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(oxolan-2-ilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(oxan-3-ilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,3-difluorofenil)metil]formamido)-W-(2-fluoroetil)acetamida;
2-(W-bencil-1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)-W-metilacetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,6-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida;
8-cloro-W-(2-((1,1-dioxidotetrahidrotiofen-3-il)amino)-2-oxoetil)-W-(3-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamida;
4-[2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamido]-W-metilbenzamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(4-hidroxiciclohexil)acetamida;
8-cloro-W-(2-((1,1-dioxidotetrahidrotiofen-3-il)amino)-2-oxoetil)-W-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-(oxan-4-ilmetil)formamido)-W-(ciclopropilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(1-metil-1H-pirazol-5-il)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,3-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(2-fenilpropan-2-il)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(3,3,3-trifluoro-2-hidroxipropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(3,3,3-trifluoro-2-hidroxi-2-metilpropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(2-hidroxi-2-metilpropil)acetamida;
2-(1-{8-cloro-1-metil-1H,3H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(3-sulfamoilfenil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-[(1-hidroxiciclopropil)metil]acetamida;
4-fluoro-3-[2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamido]benzoato de 2-(dimetilamino)etilo;
4-fluoro-3-[2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)acetamido]benzoato de 2-(dimetilamino)etilo;
4-fluoro-3-[2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)acetamido]benzoato de 3-(dimetilamino)propilo;
4-fluoro-3-[2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamido]benzamida;
W-bencil-W-[(4-carbamoilfenil)metil]-8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-bencil-8-cloro-1-metil-W-{[4-(metilsulfamoil)fenil]metil}-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-{4-[(W-bencil-1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)metil]fenil}carbamato de ferf-butilo; W-bencil-8-cloro-W-[(4-metanosulfonilfenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-bencil-8-cloro-W-[(3-fluorofenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-[(4-aminofenil)metil]-W-bencil-8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
ácido 2-{4-[(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)metil]fenil}acético; 8-cloro-W-(2-{[(ciclopropilmetil)carbamoil]amino}etil)-W-[(2-fluorofenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
8-cloro-W-[(2-fluorofenil)metil]-1-metil-W-(2-{[(propan-2-il)carbamoil]amino}etil)-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-[2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)etil]-2-metilpropanamida;
8-cloro-W-[(2-fluorofenil)metil]-1-metil-W-[2-(propano-2-sulfonamido)etil]-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-bencil-8-bromo-1-metil-W-[2-(propano-2-sulfonamido)etil]-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-(ciclopropilmetil)-2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamida;
W-[2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)etil]-2-metilpropanamida; W-[2-(W-bencil-1-{8-yodo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-[2-(W-bencil-1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]-2-metilpropanamida;
W-[2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)etil]acetamida;
W-[2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)etil]acetamida;
W-[2-(W-bencil-1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-[2-(W-bencil-1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-[2-(W-bencil-1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]-2-metilpropanamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-(ciclohexilmetil)formamido)-W-(ciclopropilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-(ciclopentilmetil)formamido)-W-(ciclopropilmetil)acetamida; 8-cloro-W-[(3-fluorofenil)metil]-1-metil-W-{2-[(1,3-tiazol-2-il)amino]etil}-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida; W-[2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(4-fluorofenil)metil]formamido)etil]acetamida;
2-(1-{8-bromo-1,4,4-trimetil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida;
W-[2-(W-bencil-1-{1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
(2S)-2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(ciclopropilmetil)propanamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-(1,3-tiazol-2-ilmetil)formamido)-W-(ciclopropilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(oxan-4-ilmetil)acetamida;
W-[2-(W-bencil-1-{8-ciclopropil-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-(2-{W-bencil-1-[8-(butan-2-il)-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il]formamido}etil)acetamida;
W-[2-(W-bencil-1-{8-etenil-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-[2-(4-carbamoil-2-fluorofenoxi)etil]-8-cloro-W-[(2-fluorofenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida; y
W-[2-(4-carbamoil-2-fluorofenoxi)etil]-8-fluoro-W-[(2-fluorofenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
o una sal farmacéuticamente aceptable de estos.
En otro aspecto, la presente invención proporciona una composición farmacéutica que comprende una cantidad terapéuticamente eficaz de un compuesto de acuerdo con cualquiera de las realizaciones anteriores y variaciones o una sal farmacéuticamente aceptable de este, y un portador, diluyente o excipiente farmacéuticamente aceptable.
En otro aspecto más, la presente invención proporciona una combinación que comprende una cantidad terapéuticamente eficaz de un compuesto de acuerdo con cualquiera de las realizaciones anteriores y variaciones o una sal farmacéuticamente aceptable de este, y un segundo agente terapéutico.
En otro aspecto adicional, la divulgación proporciona un método para tratar una afección mediada por receptores farnesoide X (FXR) en un sujeto que la padece, que comprende administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de cualquiera de las realizaciones anteriores y variaciones o una sal farmacéuticamente aceptable de este; y opcionalmente combinado con un segundo agente terapéutico.
En otro aspecto adicional, la invención proporciona un compuesto de acuerdo con cualquiera de las realizaciones anteriores y variaciones o una sal farmacéuticamente aceptable de este, y opcionalmente combinado con un segundo agente terapéutico, para su uso en el tratamiento de una afección mediada por FXR.
En otro aspecto más, la invención proporciona el uso de un compuesto de cualquiera de las realizaciones anteriores y variaciones o una sal farmacéuticamente aceptable de este, y opcionalmente combinado con un segundo agente terapéutico, para la preparación de un medicamento para el tratamiento de una afección mediada por FXR en un sujeto. En una realización, la afección mediada por FXR con respecto a cualquiera de los métodos, usos o combinaciones anteriores, es una hepatopatía o una enfermedad gastrointestinal. Por ejemplo, los compuestos de la invención se pueden
utilizar para tratar una hepatopatía mediada por FXR, donde la hepatopatía se selecciona entre colestasis (por ejemplo, colestasis intrahepática, colestasis inducida por estrógenos, colestasis inducida por fármacos, colestasis gestacional, colestasis asociada a la nutrición parenteral, colestasis familiar progresiva (PFIC)); síndrome de Alagille, cirrosis biliar primaria (PBC), colangitis esclerosante primaria, rechazo del trasplante de hígado ductopénico, enfermedad de injerto contra hospedador asociada al trasplante de hígado, hepatopatía por fibrosis quística, hepatopatía grasa no alcohólica (NAFLD), esteatohepatitis no alcohólica (NASH), hepatopatía alcohólica y hepatopatía asociada a la nutrición parenteral. Los compuestos de la invención también se pueden utilizar para tratar una enfermedad gastrointestinal mediada por FXR, donde la enfermedad gastrointestinal se selecciona entre malabsorción de ácidos biliares (incluidas la diarrea por ácidos biliares primaria y la diarrea por ácidos biliares secundaria), gastritis por reflujo biliar y enfermedad intestinal inflamatoria tal como enfermedad de Crohn, colitis ulcerosa, colitis colagenosa, colitis linfocítica, colitis por desviación, colitis indeterminada y enfermedad de Behpet.
Más en particular, la afección mediada por FXR es hepatopatía grasa no alcohólica (NAFLD) o esteatohepatitis no alcohólica (NASH). En referencia a las terapias combinadas de la invención, el otro agente terapéutico también puede ser útil para el tratamiento de la hepatopatía grasa no alcohólica (NAFLD) o esteatohepatitis no alcohólica (NASH).
En una realización, los compuestos de la invención se administran por vía enteral; y más en particular, por vía oral.
A menos que se indique lo contrario, la expresión «compuestos de la presente invención» se refiere a compuestos de Fórmula II, una sal farmacéuticamente aceptable de estos, y polimorfos, solvatos y/o hidratos. Los compuestos de la presente invención pueden ser estereoisómeros (incluidos diastereoisómeros y enantiómeros) y pueden ser una mezcla de estereoisómeros o un único estereoisómero. Los compuestos de la presente invención también pueden ser tautómeros y compuestos marcados con isótopos (incluidas sustituciones con deuterio). En los Ejemplos, más adelante, se detallan más compuestos de la invención.
Ciertos compuestos descritos en la presente contienen uno o más centros o ejes asimétricos y, por lo tanto, pueden dar lugar a enantiómeros, diastereómeros y otras formas estereoisoméricas que pueden definirse, en términos de su estereoquímica absoluta, como (R) o (S). Se pretende que la presente invención incluya todos los posibles isómeros, incluidas mezclas racémicas, formas ópticamente puras y mezclas de intermedios. Se pueden preparar isómeros (R) y (S) con actividad óptica utilizando sintones quirales o reactivos quirales, o se pueden resolver utilizando técnicas convencionales. Si el compuesto contiene un doble enlace, el sustituyente puede tener la configuración E o Z. Si el compuesto contiene un cicloalquilo disustituido, el sustituyente del cicloalquilo puede tener una configuración cis o trans. También se pretende que todas las formas tautoméricas estén incluidas.
También se pretende que cualquier fórmula proporcionada en la presente represente formas no marcadas, así como formas marcadas con isótopos de los compuestos. Los compuestos marcados con isótopos tienen las estructuras representadas por las fórmulas que se proporcionan en la presente, salvo por que uno o más átomos son reemplazados por un átomo que tiene una masa atómica o un número másico seleccionado. Los ejemplos de isótopos que se pueden incorporar en los compuestos de la invención incluyen isótopos de hidrógeno, carbono, nitrógeno, oxígeno, fósforo, flúor y cloro, tales como 2H, 3H, 11C, 13C, 14C, 15N, 18F 31P, 32P, 35S, 36Cl, 125I, respectivamente. La invención incluye diversos compuestos marcados con isótopos tal como se definen en la presente, por ejemplo, aquellos en los que están presentes isótopos radiactivos tales como 3H, 13C y 14C. Tales compuestos marcados con isotópos son útiles en estudios metabólicos (con 14C), estudios de la cinética de reacción (con, por ejemplo, 2H o 3H), técnicas de detección o de obtención de imágenes, tales como la tomografía por emisión de positrones (PET, por sus siglas en inglés) o la tomografía computarizada de emisión monofotónica (SPECT, por sus siglas en inglés), que incluyen ensayos de distribución tisular de fármacos o sustratos, o en el tratamiento radiactivo de pacientes. En particular, un 18F o compuesto marcado puede ser particularmente deseable para estudios de PET o SPECt . Los compuestos marcados con isótopos de esta invención y los profármacos de estos se pueden preparar en general llevando a cabo los procedimientos divulgados en los esquemas o en los ejemplos y preparaciones descritos más adelante sustituyendo un reactivo no marcado con isótopos por un reactivo marcado con isótopos que se puede adquirir fácilmente.
Además, la sustitución con isótopos más pesados, en particular deuterio (es decir, 2H o D), puede proporcionar ciertas ventajas terapéuticas como resultado de una mayor estabilidad metabólica, por ejemplo, una mayor semivida in vivo o requisitos de dosificación reducida o una mejora en el índice terapéutico. Se entiende que el deuterio en este contexto es considerado como un sustituyente de un compuesto de la Fórmula I. La concentración de un isótopo más pesado de este tipo, específicamente deuterio, puede estar definida por el factor de enriquecimiento isotópico. El término «factor de enriquecimiento isotópico», tal como se utiliza en la presente, se refiere a la relación entre la abundancia isotópica y la abundancia natural de un isótopo específico. Si un sustituyente en un compuesto de esta invención se denomina deuterio, dicho compuesto tendrá un factor de enriquecimiento isotópico para cada átomo de deuterio designado de al menos 3500 (52,5% de incorporación de deuterio en cada átomo de deuterio designado), al menos 4000 (60% de incorporación de deuterio), al menos 4500 (67,5% de incorporación de deuterio), al menos 5000 (75% de incorporación de deuterio), al menos 5500 (82,5% de incorporación de deuterio), al menos 6000 (90% de incorporación de deuterio), al menos 6333,3 (95% de incorporación de deuterio), al menos 6466,7 (97% de incorporación de deuterio), al menos 6600 (99% de incorporación de deuterio) o al menos 6633,3 (99,5% de incorporación de deuterio).
Los compuestos de Fórmula I o II marcados con isótopos pueden prepararse por lo general mediante técnicas convencionales conocidas por los expertos en la técnica o mediante procesos análogos a los descritos en los Ejemplos y Procesos adjuntos utilizando un reactivo marcado con isótopos apropiado en lugar del reactivo no marcado empleado previamente.
Los solvatos farmacéuticamente aceptables de acuerdo con la invención incluyen aquellos en los que el disolvente de cristalización puede estar sustituido con isótopos, por ejemplo, D2O, d6-acetona, d6-DMSO.
Los compuestos de la invención, es decir, los compuestos de Fórmula II que contienen grupos capaces de actuar como dadores y/o aceptores de enlaces de hidrógeno pueden ser capaces de formar cocristales con formadores de cocristales adecuados. Estos cocristales se pueden preparar a partir de compuestos de Fórmula I o II mediante procedimientos de formación de cocristales conocidos. Tales procedimientos incluyen moler, calentar, cosublimar, cofundir o poner en contacto en disolución los compuestos de Fórmula I o II con el formador de cocristales en condiciones de cristalización y aislar los cocristales formados de este modo. Los formadores de cocristales adecuados incluyen los descritos en el documento WO 2004/078163. Por lo tanto, la invención proporciona, además, cocristales que comprenden un compuesto de Fórmula II.
Cualquier átomo asimétrico (por ejemplo, carbono o similares) del(de los) compuesto(s) de la presente invención puede estar presente en forma racémica o enriquecida en un enantiómero, por ejemplo, la configuración (R), (S) o (R,S). En ciertas realizaciones, cada átomo asimétrico tiene al menos un 50% de exceso enantiomérico, al menos un 60% de exceso enantiomérico, al menos un 70% de exceso enantiomérico, al menos un 80% de exceso enantiomérico, al menos un 90% de exceso enantiomérico, al menos un 95% de exceso enantiomérico o al menos un 99% de exceso enantiomérico en la configuración (R) o (S). Los sustituyentes en los átomos con enlaces insaturados pueden, si es posible, estar presentes en forma cis-(Z) o trans- (E).
Por consiguiente, tal como se utiliza en la presente, un compuesto de la presente invención puede estar en forma de uno de los posibles isómeros, rotámeros, atropisómeros, tautómeros o mezclas de estos, por ejemplo, como racematos, isómeros ópticos (enantiómeros), diastereómeros, isómeros geométricos (cis o trans) sustancialmente puros o mezclas de estos. Cualesquiera mezclas resultantes de isómeros se pueden separar, basándose en las diferencias fisicoquímicas de los componentes, en los racematos, diastereómeros, isómeros geométricos u ópticos puros o sustancialmente puros, por ejemplo, mediante cromatografía y/o cristalización fraccionada. Cualesquiera racematos resultantes de productos finales o intermedios se pueden resolver en los enantiómeros ópticos mediante métodos conocidos, por ejemplo, mediante la separación de las sales diastereoméricas de estos, obtenidas con una base o ácido con actividad óptica, y la liberación del compuesto ácido o básico con actividad óptica. En particular, se puede emplear de este modo un resto básico para resolver los compuestos de la presente invención en sus enantiómeros ópticos, por ejemplo, mediante la cristalización fraccionada de una sal formada con un ácido con actividad óptica, por ejemplo, ácido tartárico, ácido dibenzoiltartárico, ácido diacetiltartárico, ácido di-0,0'-p-toluoiltartárico, ácido mandélico, ácido málico o ácido canfor-10-sulfónico. Los productos racémicos también se pueden resolver mediante cromatografía quiral, por ejemplo, cromatografía líquida de alta resolución (HPLC) utilizando un adsorbente quiral.
Farmacología y utilidad
Los compuestos de Fómula I y II en forma libre o en forma de sal presentan propiedades farmacológicas valiosas, por ejemplo, propiedades moduladoras de FXR, por ejemplo, como las indicadas en las pruebas in vitro y/o in vivo tal como se proporcionan en las siguientes secciones y, por lo tanto, están indicados para la terapia en el tratamiento de un trastorno que puede ser tratado modulando FXR, tal como los descritos más adelante.
Con el desarrollo del primer ligando de FXR sintético GW4064 como un compuesto que es una herramienta (Maloney et al., J. Med. Chem. 2000, 43(16), 2971-2974; Willson et al., Med. Res. Rev. 2001,21(6) 513-22) y el desarrollo del ligando de tipo ácido biliar artificial semisintético 6-alfa-etil-CDCA, se podrían analizar los efectos de la sobreestimulación de FXR con agonistas potentes. Se mostró que ambos ligandos inducen el flujo de bilis en animales con ligadura del conducto biliar. Además de los efectos coleréticos, también se pudieron demostrar efectos hepatoprotectores (Pellicciari et al., J. Med. Chem. 2002, 45(17), 3569-3572; Liu et al., J. Clin. Invest. 2003, 112(11), 1678-1687). Este efecto hepatoprotector se acotó aún más a un efecto antifibrótico que es el resultado de la represión de inhibidores tisulares de las metaloproteinasas de la matriz, TIMP-1 y 2, la inducción de la metaloproteinasa de la matriz 2 (MMP-2, por sus siglas en inglés) que resuelve depósitos de colágeno en células esteladas hepáticas y la reducción posterior de ARNm de alfacolágeno y ARNm del factor de crecimiento transformante beta (TGF-beta, por sus siglas en inglés) que son ambos factores profibróticos por parte de agonistas de FXR (Fiorucci et al., Gastroenterology 2004, 127(5), 1497-1512; Fiorucci et al., Pharmacol. Exp. Ther. 2005, 314(2), 584-595).
La actividad antifibrótica de FXR está mediada al menos parcialmente por la inducción de PPARy, un receptor nuclear adicional, con el que está asociada la actividad antifibrótica (Fiorucci et al., J. Pharmacol. Exp. Ther. 2005, 315(1), 58-68; Galli et al., Gastroenterology 2002, 122(7), 1924-1940; Pineda Torra et al., Mol. Endocrinol. 2003, 17(2), 259-272).
Además, se demostró actividad anticolestásica en modelos en animales con ligadura del conducto biliar así como también en modelos en animales de colestasis inducida por estrógeno (Fiorucci et al., J. Pharmacol. Exp. Ther. 2005, 313(2), 604 612).
Los estudios genéticos demostraron que en la forma hereditaria de colestasis (colestasis intrahepática familiar progresiva = PFIC, Tipo I-IV), o bien se reduce la propia localización nuclear de FXR como una consecuencia de una mutación en el gen FIC1 (en PFIC de Tipo I, también denominada enfermedad de Byler) (Chen et al., Gastroenterology. 2004, 126(3), 756-64; Alvarez et al., Hum. Mol. Genet. 2004; 13(20), 2451-60) o bien se reducen los niveles del gen diana de FXR que codifica una bomba exportadora de fosfolípidos MDR-3 (en PFIC de Tipo III). Tomadas conjuntamente, existe un número cada vez mayor de pruebas de que los compuestos que se unen a FXR demostrarán una utilidad clínica sustancial en el régimen terapéutico de afecciones colestásicas crónicas tales como cirrosis biliar primaria (PBC) o colangitis esclerosante primaria (PSC) (objeto de revisión en: Rizzo et al., Curr. Drug Targets Immune Endocr. Metabol. Disord. 2005, 5(3), 289 303; Zollner, Mol. Pharm. 2006, 3(3), 231-51, Cai et al., Expert Opin. Ther. Targets 2006, 10(3), 409-421).
Además, FXR parece estar implicado en la regulación de muchos procesos fisiológicos diferentes que son relevantes en la etiología y para el tratamiento de enfermedades tan diversas como cálculos biliares por colesterol, trastornos metabólicos tales como la diabetes de tipo II, dislipidemias u obesidad, enfermedades inflamatorias crónicas tales como las enfermedades intestinales inflamatorias o formas intrahepáticas crónicas de colestasis y muchas otras enfermedades (Claudel et al., Arterioscler. Thromb. Vase. Biol. 2005, 25(10), 2020-2030; Westin et al., Mini Rev. Med. Chem. 2005, 5(8), 719-727).
También se ha mostrado que FXR es un regulador crucial de los triglicéridos séricos (Maloney et al., J. Med. Chem. 2000, 43(16), 2971-2974; Willson et al., Med. Res. Rev. 2001, 21(6), 513-22). Informes recientes indican que la activación de FXR por parte de agonistas sintéticos conlleva una reducción significativa de los triglicéridos séricos, principalmente en forma de una reducción de VLDL, pero también una reducción del colesterol sérico total (Figge et al., J. Biol. Chem. 2004, 279(4), 2790-2799; Bilz et al., Am. J. Physiol. Endocrinol. Metab. 2006, 290(4), E716-22). Sin embargo, el descenso de triglicéridos séricos no es un efecto aislado. El tratamiento de ratones db/db u ob/ob con el agonista de FXR sintético GW4064 dio como resultado una reducción notable y combinada de cuerpos cetónicos, tales como 3-OH-butirato, ácidos grasos libres, colesterol total y triglicéridos séricos. Además, la activación de FXR interactúa con la ruta de señalización de la insulina intracelular en hepatocitos, lo que da como resultado una producción reducida de glucosa a partir de la gluconeogénesis hepática pero un aumento concomitante del glucógeno hepático. La sensibilidad a la insulina así como también la tolerancia a la glucosa se vieron afectadas de manera positiva por el tratamiento de FXR (Stayrook et al., Endocrinology 2005, 146(3), 984-91; Zhang et al., Proc. Natl. Acad. Sci. USA 2006, 103(4), 1006-1011; Cariou et al., J. Biol. Chem. 2006, 281, 11039- 11049; Ma et al., J. Clin. Invest. 2006, 116(4), 1102-1109; Duran-Sandoval et al., Biochimie 2005, 87(1), 93-98).
Los compuestos de la invención también son útiles en el tratamiento de enfermedades gastrointestinales incluidas, sin carácter limitante, la malabsorción de ácidos biliares (incluidas la diarrea por ácidos biliares primaria y la diarrea por ácidos biliares secundaria), gastritis por reflujo biliar y enfermedades intestinales inflamatorias (IBD, por sus siglas en inglés). La malabsorción de ácidos biliares, que conlleva una excreción fecal excesiva de ácidos biliares y diarrea en los pacientes está caracterizada por un ciclo donde la regulación por retroalimentación de la síntesis de ácidos biliares es interrumpida, lo que da como resultado una producción adicional de ácidos biliares. La regulación por retroalimentación de la síntesis de ácidos biliares está controlada por una ruta endocrina, donde la activación del receptor de ácidos biliares nuclear FXR induce la expresión entérica del factor de crecimiento fibroblástico 15 (FGF15) en roedores o FGF19 en seres humanos. En el hígado, FGF15 o FGF19 actúan junto con la expresión mediada por FXR de un receptor nuclear SPH (small heterodimer partner) para reprimir la síntesis de ácidos biliares (Jung et al., Journal of Lipid Research 48: 2693-2700 (2007) Walters JR, Nat Rev Gastroenterol Hepatol. 11(7):426-34 (2014)).
En otra realización, los compuestos de acuerdo con la invención son útiles para alterar de manera beneficiosa los perfiles lipídicos incluidas, sin carácter limitante, la reducción de los niveles de colesterol total, reducción de los niveles de colesterol LDL, reducción de los niveles de colesterol VLDL, elevación de los niveles de colestero1HDL y/o reducción de los niveles de triglicéridos. Por lo tanto, la presente invención proporciona un método para tratar afecciones mediadas por FXR tales como dislipidemia y enfermedades relacionadas con la dislipidemia que comprende administrar una cantidad terapéuticamente eficaz de un compuesto de la presente invención a un sujeto que lo necesite.
En una realización adicional, el compuesto o composición farmacéutica se utiliza para tratar una enfermedad seleccionada a partir del grupo constituido por trastornos lipídicos y lipoproteicos tales como hipercolesterolemia, hipertrigliceridemia y aterosclerosis como una afección manifiesta desde un punto de vista clínico que se puede mejorar mediante el efecto beneficioso de FXR al elevar el colesterol HDL, reducir los triglicéricos séricos, aumentar la conversión de colesterol hepático en ácidos biliares e incrementar el aclaramiento y conversión metabólica del VLDL y otras lipoproteínas en el hígado.
En otra realización adicional, dicho compuesto y composición farmacéutica se utilizan para la preparación de un medicamento donde los efectos reductores de lípidos, anticolestásicos y antifibróticos combinados de los medicamentos
que actúan sobre FXR se pueden aprovechar para el tratamiento de la esteatosis hepática y síndromes asociados tales como la esteatohepatitis no alcohólica (NASH) o para el tratamiento de los efectos colestásicos y fibróticos que están asociados con la cirrosis inducida por el alcohol o con formas de transmisión vírica de la hepatitis.
También parece que FXR está implicado en el control de la defensa antibacteriana en el intestino (Inagaki et al., Proc. Natl. Acad. Sci. U S A. 2006, 103(10), 3920- 3905), y puede tener un impacto beneficioso en la terapia de los trastornos intestinales inflamatorios (IBD), en particular las formas en las que está afectada la parte superior (ileal) del intestino (por ejemplo, la enfermedad de Crohn ileal) debido a que este parece ser el lugar de acción del control de FXR en el crecimiento bacteriano. En la IBD, la desensibilización de la respuesta inmunitaria adaptativa está deteriorada en cierta medida en el sistema inmunitario intestinal. El sobrecrecimiento bacteriano puede entonces ser el desencadenante causal en lo que se refiere al establecimiento de la respuesta inflamatoria cróncia. Así pues, la atenuación del crecimiento bacteriano mediante mecanismos en los que participa FXR podría ser un mecanismo crucial para prevenir episodios inflamatorios agudos. Por lo tanto, la invención también se refiere a un compuesto de acuerdo con la Fórmula I o una composición farmacéutica que comprende dicho compuesto para tratar una enfermedad relacionada con las enfermedades intestinales inflamatorias tales como la enfermedad de Crohn o la colitis ulcerosa. Se cree que la restauración mediada por FXR de la función de barrera intestinal y la reducción de la carga de bacterias no comensales es útil para reducir la exposición del sistema inmunitario intestinal a antígenos bacterianos y, por lo tanto, puede reducir las respuestas inflamatorias.
La invención se refiere además a un compuesto o composición farmacéutica para el tratamiento de la obesidad y trastornos asociados tales como el síndrome metabólico (afecciones combinadas de dislipidemias, diabetes y un índice de masa corporal con una elevación anómala), que se pueden superar mediante la reducción de triglicéricos séricos, glucosa sanguínea y aumento de la sensibilidad a la insulina mediados por FXR y pérdida de peso mediada por FXR. Los compuestos o composición farmacéutica de la presente invención también son útiles en la preparación de un medicamento para tratar las complicaciones clínicas de la diabetes de tipo I y tipo II tales como la nefropatía diabética, retinopatía diabética y enfermedad oclusiva arterial periférica (PAOD, por sus siglas en inglés).
Además, las afecciones y enfermedades resultado de la degeneración fibrótica y grasa crónica de los órganos debido a una acumulación forzosa de lípidos, y específicamente triglicéridos, y la activación posterior de las rutas profibróticas también se pueden tratar aplicando los compuestos o composición farmacéutica de la presente invención. Tales afecciones y enfermedades abarcan la esteohepatitis no alcohólica (NASH) y afecciones colestásicas crónicas en el hígado, glomerulosclerosis y nefropatía diabética en el riñón, degeneración macular y retinopatía diabética en el ojo y enfermedades neurodegenerativas tales como la enfermedad de Alzheimer en el cerebro o neuropatías diabéticas en el sistema nervioso periférico.
Los ejemplos de otra enfermedad mediada por FXR incluyen la lesión de los conductos biliares inducida por fármacos, obstrucción de los conductos biliares, cálculos bilizres colelitiasis, fibrosis hepática, cirrosis hepática, cirrosis inducida por alcohol, dislipidemia, aterosclerosis, diabetes, nefropatía diabética, colitis, ictericia neonatal, prevención de la encefalopatía neonatal bilirrubínica, enfermedad venooclusiva, hipertensión portal, síndrome metabólico, hipercolesterolemia, sobrecrecimiento bacteriano intestinal, disfunción eréctil y otras afecciones mediadas por FXR conllevan colestasis extrahepática.
Administración y composiciones farmacéuticas
En otro aspecto, la presente invención proporciona una composición farmacéutica que comprende un compuesto de la presente invención y un portador farmacéuticamente aceptable. La composición farmacéutica se puede formular para rutas particulares de administración tales como administración oral, administración parenteral y administración rectal, etc. Además, las composiciones farmacéuticas de la presente invención se pueden elaborar en una forma sólida (incluidos, sin carácter limitante, cápsulas, comprimidos, píldoras, gránulos, polvos o supositorios) o en una forma líquida (incluidas, sin carácter limitante, soluciones, suspensiones o emulsiones). Las composiciones farmacéuticas pueden ser sometidas a las operaciones farmacéuticas convencionales tales como esterilización y/o pueden contener diluyentes inertes, agentes lubricantes o agentes tamponantes convencionales así como también adyuvantes, tales como conservantes, estabilizantes, agentes humectantes, emulsionantes y tampones, etc.
En una realización particular, la composición farmacéutica se formula para la administración oral. Habitualmente, las composiciones farmacéuticas son comprimidos o cápsulas de gelatina que comprenden el principio activo junto con a) diluyentes, por ejemplo, lactosa, dextrosa, sacarosa, manitol, sorbitol, celulosa y/o glicina;
b) lubricantes, por ejemplo, sílice, talco, ácido esteárico, su sal de magnesio o calcio y/o polietilenglicol; para comprimidos también
c) aglutinantes, por ejemplo, silicato de magnesio y aluminio, pasta de almidón, gelatina, tragacanto, metilcelulosa, carboximetilcelulosa de sodio y/o polivinilpirrolidona; si se desea
d) desintegrantes, por ejemplo, almidones, agar, ácido algínico o su sal de sodio, o mezclas efervescentes; y/o e) absorbentes, colorantes, aromas y edulcorantes.
Los comprimidos pueden estar recubiertos con películas o tener un recubrimiento entérico de acuerdo con métodos conocidos en la técnica.
Las composiciones adecuadas para la administración oral incluyen una cantidad eficaz de un compuesto de la invención en forma de comprimidos, grageas, suspensiones acuosas u oleosas, polvos o gránulos dispersables, emulsiones, cápsulas duras o blandas, o jarabes o elixires. Las composiciones destinadas a uso oral se preparan de acuerdo con cualquier método conocido en la técnica para la fabricación de composiciones farmacéuticas, y las composiciones de este tipo pueden contener uno o más agentes seleccionados a partir del grupo constituido por agentes edulcorantes, agentes aromatizantes, agentes colorantes y agentes conservantes con el fin de proporcionar preparados farmacéuticamente refinados y de gusto agradable. Los comprimidos pueden contener el principio activo mezclado con excipientes atóxicos, farmacéuticamente aceptables, que sean adecuados para la fabricación de comprimidos. Estos excipientes son, por ejemplo, diluyentes inertes tales como carbonato de calcio, carbonato de sodio, lactosa, fosfato de calcio o fosfato de sodio; agentes granulantes y desintegrantes, por ejemplo, almidón de maíz o ácido algínico; agentes aglutinantes, por ejemplo, almidón, gelatina o acacia; y agentes lubricantes, por ejemplo, estearato de magnesio, ácido esteárico o talco. Los comprimidos no están recubiertos o se recubren mediante técnicas conocidas para retrasar la desintegración y la absorción en el tubo digestivo y, por lo tanto, proporcionar una acción sostenida durante un período más largo. Por ejemplo, se puede utilizar un material retardante tal como monoestearato de glicerilo o diestearato de glicerilo. Las formulaciones para el uso oral se pueden presentar como cápsulas de gelatina duras en las que el principio activo está mezclado con un diluyente sólido inerte, por ejemplo, carbonato de calcio, fosfato de calcio o caolín, o como cápsulas de gelatina blandas en las que el principio activo está mezclado con agua o un medio oleoso, por ejemplo, aceite de cacahuate, parafina líquida o aceite de oliva.
Ciertas composiciones inyectables son soluciones o suspensiones isotónicas acuosas, y se preparan supositorios convenientemente a partir de emulsiones o suspensiones grasas. Dichas composiciones pueden esterilizarse y/o contener adyuvantes tales como agentes conservantes, estabilizantes, humectantes o emulsionantes, promotores de disolución, sales para regular la presión osmótica y/o tampones. Además, también pueden contener otras sustancias valiosas desde el punto de vista terapéutico. Dichas composiciones se preparan de acuerdo con métodos convencionales de mezcla, granulación o recubrimiento, respectivamente, y contienen aproximadamente un 0,1-75%, o contienen aproximadamente un 1-50%, del principio activo.
Las composiciones adecuadas para la aplicación transdérmica incluyen una cantidad eficaz de un compuesto de la invención con un portador adecuado. Los portadores adecuados para el suministro transdérmico incluyen disolventes absorbibles farmacológicamente aceptables para facilitar el paso a través de la piel del hospedador. Por ejemplo, los dispositivos transdérmicos adoptan la forma de un vendaje que comprende un elemento de soporte, un depósito que contiene el compuesto opcionalmente con portadores, opcionalmente una barrera que controla la velocidad de suministro del compuesto de la piel del hospedador con una velocidad controlada y predeterminada durante un periodo de tiempo prolongado, y un medio para fijar el dispositivo a la piel.
Las composiciones adecuadas para aplicación tópica, por ejemplo, a la piel y los ojos, incluyen suspensiones, soluciones acuosas, pomadas, cremas, geles o formulaciones pulverizables, por ejemplo, para el suministro por aerosol o similares. Dichos sistemas de suministro tópico serán apropiados en particular para la aplicación dérmica, por ejemplo, para el tratamiento del cáncer de piel, por ejemplo, para el uso profiláctico en pulverizados, lociones, cremas de protección solar y similares. Por lo tanto, son particularmente adecuados para su uso en formulaciones tópicas, incluidas las cosméticas, muy conocidas en la técnica. Estas pueden contener solubilizantes, estabilizantes, agentes potenciadores de la tonicidad, tampones y conservantes.
Tal como se utiliza en la presente, una aplicación tópica también puede referirse a una inhalación o a una aplicación intranasal. Se pueden suministrar convenientemente en forma de un polvo seco (ya sea solo, como una mezcla, por ejemplo, una mezcla seca con lactosa, o una partícula de componente mixto, por ejemplo, con fosfolípidos) desde un inhalador de polvo seco o una presentación de pulverizador de aerosol desde un recipiente presurizado, bomba, pulverizador, atomizador o nebulizador, con o sin el uso de un propelente adecuado.
Las formas farmacéuticas para la administración tópica o transdérmica de un compuesto de esta invención incluyen polvos, pulverizados, pomadas, pastas, cremas, lociones, geles, soluciones, parches e inhalantes. El compuesto activo se puede mezclar en condiciones estériles con un portador farmacéuticamente aceptable y con cualesquiera conservantes, tampones o propelentes que puedan ser deseables.
Las pomadas, las pastas, las cremas y los geles pueden contener además de un compuesto activo de esta invención, excipientes tales como grasas animales y vegetales, aceites, ceras, parafinas, almidón, tragacanto, derivados de celulosa, polietilenglicoles, siliconas, bentonitas, ácido silícico, talco y óxido de zinc, o mezclas de estos.
Los polvos y los pulverizados pueden contener, además de un compuesto de esta invención, excipientes tales como lactosa, talco, ácido silícico, hidróxido de aluminio, silicatos de calcio y polvo de poliamida, o mezclas de estas sustancias. Los pulverizados pueden contener además propelentes corrientes, como clorofluorohidrocarburos e hidrocarburos volátiles no sustituidos, tales como butano y propano.
Los parches transdérmicos tienen la ventaja adicional de proporcionar un suministro controlado de un compuesto de la presente invención al cuerpo. Dichas formas farmacéuticas se pueden preparar disolviendo o dispersando el compuesto en el medio apropiado. También se pueden utilizar potenciadores de la absorción para aumentar el flujo del compuesto a través de la piel. La velocidad de dicho flujo se puede controlar proporcionando una membrana que controle la velocidad o dispersando el compuesto activo en una matriz polimérica o gel.
También se contemplan que están comprendidas en el alcance de esta invención formulaciones oftálmicas, soluciones, polvos, pomadas oculares y similares.
La presente invención proporciona, además, composiciones farmacéuticas y formas farmacéuticas anhidras que comprenden los compuestos de la presente invención como principios activos, ya que el agua puede facilitar la degradación de ciertos compuestos. Las composiciones farmacéuticas y las formas farmacéuticas anhidras de la invención se pueden preparar utilizando ingredientes anhidros o que contengan poca humedad de Fórmula II, y condiciones de baja humectación o baja humedad. Una composición farmacéutica anhidra se puede preparar y almacenar de manera que mantenga su naturaleza anhidra. Por consiguiente, las composiciones anhidras se envasan utilizando materiales de los que se tiene constancia que evitan la exposición al agua de modo que se puedan incluir en kits de formulario adecuados. Los ejemplos de envases adecuados incluyen, sin carácter limitante, envases de láminas metálicas selladas herméticamente, plásticos, recipientes de dosis unitarias (por ejemplo, viales), envases tipo blíster y envases de tiras.
La invención proporciona además composiciones farmacéuticas y formas farmacéuticas que comprenden uno o más agentes que reducen la velocidad a la que se descompondrá el compuesto de la presente invención como principio activo. Tales agentes, que se denominan en la presente «estabilizantes», incluyen, sin carácter limitante, antioxidantes tales como el ácido ascórbico, tampones de pH o tampones salinos, etc.
La composición o combinación farmacéutica de la presente invención puede estar en dosis unitarias de aproximadamente 1-1000 mg de los principio(s) activo(s) para un sujeto de aproximadamente 50-70 kg, o de aproximadamente 1-500 mg o de aproximadamente 1-250 mg o de aproximadamente 1-150 mg o de aproximadamente 0,5-100 mg, o de aproximadamente 1-50 mg de los principios activos. La dosificación terapéuticamente eficaz de un compuesto, la composición farmacéutica o las combinaciones de estos, depende de la especie del sujeto, el peso corporal, la edad y del estado individual, el trastorno o enfermedad, o la gravedad de esta, que se esté tratando. Un facultativo, médico o veterinario experto puede determinar fácilmente la cantidad eficaz de cada uno de los principios activos necesaria para prevenir, tratar o inhibir la evolución del trastorno o la enfermedad.
Las propiedades de dosificación citadas anteriormente se pueden demostrar en pruebas in vitro e in vivo que utilizan convenientemente mamíferos, por ejemplo, ratones, ratas, perros, monos u órganos aislados, tejidos y preparados de estos. Los compuestos de la presente invención se pueden aplicar in vitro en forma de soluciones, por ejemplo, soluciones acuosas, e in vivo por vía enteral, parenteral, convenientemente por vía intravenosa, por ejemplo, como una suspensión o en solución acuosa. La dosificación in vitro puede variar entre concentraciones de aproximadamente 10-3 molar y 10-9 molar. Una cantidad terapéuticamente eficaz in vivo puede variar en función de la ruta de administración, entre aproximadamente 0,1-500 mg/kg, o entre aproximadamente 1-100 mg/kg.
El compuesto de la presente invención se puede administrar simultáneamente con uno o más agentes terapéuticos diferentes o antes o después de estos. El compuesto de la presente invención se puede administrar por separado, por una ruta de administración idéntica o diferente, o de forma conjunta en la misma composición farmacéutica que los otros agentes.
En una realización, la invención proporciona un producto que comprende un compuesto de Fórmula II y al menos un agente terapéutico diferente como un preparado combinado para uso simultáneo, separado o secuencial en terapia. En una realización, la terapia es el tratamiento de una enfermedad o afección mediada por FXR. Los productos proporcionados como un preparado combinado incluyen una composición que comprende un compuesto de Fórmula II y el(los) otro(s) agente(s) terapéutico(s) juntos en la misma composición farmacéutica, o el compuesto de Fórmula II y el(los) otro(s) agente(s) terapéutico(s) en forma separada, por ejemplo, en forma de un kit.
En una realización, la invención proporciona una composición farmacéutica que comprende un compuesto de Fórmula II y otro(s) agente(s) terapéutico(s). Se contempla que la invención proporcione una composición farmacéutica que comprende un compuesto de Fórmula II combinado con un ácido biliar atóxico de origen natural, tal como ácido ursodesoxicólico, como un adyuvante para prevenir un posible agotamiento de vitaminas liposolubles consecuencia del
tratamiento con un agonista de FXR. En consecuencia, los compuestos de la invención se pueden administrar a la vez que el ácido biliar atóxico de origen natural, como entidades separadas o como una única formulación que comprende un compuesto de Fórmula II y un ácido biliar de origen natural.
Opcionalmente, la composición farmacéutica puede comprender un excipiente farmacéuticamente aceptable, tal como se ha descrito anteriormente.
En una realización, la invención proporciona un kit que comprende dos o más composiciones farmacéuticas separadas, y al menos una de las cuales contiene un compuesto de Fórmula II. En una realización, el kit comprende un medio para mantener por separado dichas composiciones, tal como un recipiente, frasco dividido o envase de aluminio dividido. Un ejemplo de un kit de este tipo es un envase tipo blíster, tal como se utiliza habitualmente para el envasado de comprimidos, cápsulas y similares.
El kit de la invención se puede utilizar para administrar diferentes formas farmacéuticas, por ejemplo, oral y parenteral, para administrar las composiciones separadas con diferentes intervalos de dosificación, o para valorar las composiciones separadas entre sí. Para facilitar el cumplimiento, el kit de la invención normalmente comprende instrucciones para su administración.
En las terapias combinadas de la invención, el compuesto de la invención y el otro agente terapéutico pueden ser fabricados y/o formulados por el mismo o diferentes fabricantes. Además, el compuesto de la invención y el otro agente terapéutico se pueden integrar en una terapia combinada: (i) antes de dispensar el producto combinado a los facultativos (por ejemplo, en el caso de un kit que comprende el compuesto de la invención y el otro agente terapéutico); (ii) por parte de los propios facultativos (o bajo la supervisión del facultativo) poco antes de la administración; (iii) en los propios pacientes, por ejemplo, durante la administración secuencial del compuesto de la invención y el otro agente terapéutico.
En consecuencia, la invención proporciona un compuesto de Fórmula II para su uso en el tratamiento de una enfermedad o afección mediada por FXR, donde el medicamento se prepara para la administración, o se administra con, otro agente terapéutico. La invención también proporciona un compuesto de Fórmula II para su uso en un método de tratamiento de una enfermedad o afección mediada por FXR, donde el compuesto de Fórmula II se prepara para la administración, o se administra con, otro agente terapéutico. La invención también proporciona otro agente terapéutico para su uso en un método de tratamiento de una enfermedad o afección mediada por FXR, donde el otro agente terapéutico se prepara para la administración, o se administra con, un compuesto de Fórmula II.
La invención también proporciona un compuesto de Fórmula II para su uso en el tratamiento de una enfermedad o afección mediada por FXR, donde el paciente ha sido tratado previamente (por ejemplo, en un intervalo de 24 h) con otro agente terapéutico. Como alternativa, la invención proporciona otro agente terapéutico para su uso en el tratamiento de una enfermedad o afección mediada por FXR, donde el paciente ha sido tratado previamente (por ejemplo, en un intervalo de 24 h) con un compuesto de Fórmula II.
Procesos para preparar los compuestos de la invención
Los compuestos de la presente invención se pueden preparar mediante las rutas descritas en los siguienets esquemas o en los Ejemplos. Todos los métodos descritos en la presente se pueden llevar a cabo en cualquier orden adecuado, a menos que se indique lo contrario en la presente o el contexto lo contradiga claramente.
Los compuestos de Fórmula I se preparan de acuerdo con el Esquema 1:

En otras realizaciones, los compuestos de Fórmula I se preparan de acuerdo con el Esquema 2:

En otras realizaciones más, los compuestos de Fórmula I se preparan de acuerdo con el Esquema 3:

En el Esquema 3 anterior, el compuesto intermedio (V) se puede preparar de acuerdo con el Esquema 4:

Esquema 4
En cada uno de los esquemas de reacción anteriores, X, Y, Z1, Z2, Z3, Z4, B y R0 son tal como se han definido en cualquiera de las realizaciones anteriores. En general, un grupo carboxílico se acopla a un grupo amino con o sin el uso de un agente de acoplamiento amídico adecuado tal como HATU.
Cada paso de reacción se puede llevar a cabo de manera conocida por los expertos en la técnica. Por ejemplo, una reacción se puede llevar a cabo en presencia de un disolvente o diluyente adecuado o una mezcla de estos. Una reacción también se puede llevar a cabo, si es necesario, en presencia de un ácido o una base, con refrigeración o calentamiento, por ejemplo, en un intervalo de temperatura de aproximadamente -30 °C a aproximadamente 150 °C. En ejemplos particulares, una reacción se lleva a cabo en un intervalo de temperatura de aproximadamente 0 °C a 100 °C, y más particularmente, en un intervalo de temperatura de temperatura ambiente a aproximadamente 80 °C, en un recipiente de reacción abierto o cerrado y/o en una atmósfera de un gas inerte, por ejemplo, nitrógeno.
La invención se refiere también a aquellas formas del proceso en las cuales se utiliza como material de partida un compuesto que se puede obtener como intermedio en cualquier etapa del proceso y se llevan a cabo los pasos restantes del proceso, o en las cuales un material de partida se forma en las condiciones de reacción o se utiliza en forma de derivado, por ejemplo, en una forma protegida o en forma de una sal, o un compuesto que se puede obtener mediante el proceso de acuerdo con la invención se produce en las condiciones del proceso y se procesa posteriormente in situ. Los compuestos de la invención y los intermedios también se pueden convertir los unos en los otros de acuerdo con métodos conocidos de manera general por los expertos en la técnica. Los intermedios y productos finales se pueden tratar y/o purificar de acuerdo con métodos estándar, por ejemplo, empleando métodos cromatográficos, métodos de distribución, (re)cristalización y similares.
En las reacciones descritas, los grupos funcionales reactivos, por ejemplo, grupos hidroxilo, amino, imino, tio o carboxi, en el lugar que se quiere que se encuentren en el producto final, se pueden proteger para evitar su participación no deseada en las reacciones. Una característica de los grupos protectores es que se pueden eliminar fácilmente (es decir, sin que se produzcan reacciones secundarias indeseadas), por ejemplo, mediante solvólisis, reducción, fotólisis o como alternativa en condiciones fisiológicas (por ejemplo, mediante escisión enzimática). Se pueden utilizar grupos protectores convencionales de conformidad con la práctica estándar (remítase, por ejemplo, a T.W. Greene y P. G. M. Wuts en "Protective Groups in Organic Chemistry", 4.a ed., Wiley-Interscience, 2006, y versiones posteriores de este).
Todos los pasos de los procesos mencionados anteriormente que se mencionan en la presente anterior y posteriormente se pueden llevar a cabo en condiciones de reacción que son conocidas por los expertos en la técnica, que incluyen las mencionadas específicamente, en ausencia o, normalmente, en presencia de disolventes o diluyentes, incluidos, por ejemplo, los disolventes o diluyentes que son inertes frente a los reactivos utilizados y los disuelven, en ausencia o presencia de catalizadores, agentes de condensación o de neutralización, por ejemplo, intercambiadores de iones, tales como intercambiadores de cationes, por ejemplo, en la forma de H+, dependiendo de la naturaleza de la reacción y/o de los reactivos, a temperatura reducida, normal o elevada, por ejemplo, en un intervalo de temperaturas de aproximadamente -100 °C a aproximadamente 190 °C, que incluye, por ejemplo, de aproximadamente -80 °C a aproximadamente 150 °C, por ejemplo, de -80 a -60 °C, a temperatura ambiente, a una temperatura de -20 a 40 °C o a temperatura de reflujo, a presión atmosférica o en un recipiente cerrado, cuando corresponda bajo presión y/o en atmósfera inerte, por ejemplo, en atmósfera de argón o nitrógeno.
En todas las etapas de las reacciones, las mezclas de isómeros que se forman se pueden separar en los isómeros individuales, por ejemplo, diastereoisómeros o enantiómeros, o en cualesquiera mezclas deseadas de isómeros, por ejemplo, racematos o mezclas de diastereoisómeros. Las mezclas de isómeros que se pueden obtener de acuerdo con la invención se pueden separar, de una manera conocida por los expertos en la técnica, en los isómeros individuales; los diastereoisómeros se pueden separar, por ejemplo, por reparto entre mezclas polifásicas de disolventes, recristalización y/o separación cromatográfica, por ejemplo, en gel de sílice o mediante, por ejemplo, cromatografía líquida de presión media en una columna de fase inversa, y los racematos se pueden separar, por ejemplo, mediante la formación de sales con reactivos formadores de sales ópticamente puros y la separación de la mezcla de diastereoisómeros que se obtiene de este modo, por ejemplo, por medio de cristalización fraccionada o por cromatografía en materiales de columna con actividad óptica.
Los disolventes entre los cuales se pueden elegir los disolventes que son adecuados para cualquier reacción particular incluyen los mencionados específicamente o, por ejemplo, agua, ésteres tales como alcanoatos inferiores de alquilos inferiores, por ejemplo, acetato de etilo, éteres tales como éteres alifáticos, por ejemplo, éter dietílico, o éteres cíclicos, por ejemplo, tetrahidrofurano o dioxano, hidrocarburos líquidos aromáticos tales como benceno o tolueno, alcoholes tales como metanol, etanol o 1- o 2-propanol, nitrilos tales como acetonitrilo, hidrocarburos halogenados tales como cloruro de metileno o cloroformo, amidas ácidas tales como dimetilformamida o dimetilacetamida, bases tales como bases heterocíclicas o heteroaromáticas nitrogenadas, por ejemplo, piridina o W-metilpirrolidin-2-ona, anhídridos de ácidos carboxílicos tales como anhídridos de ácidos alcanoicos inferiores, por ejemplo, anhídrido acético, hidrocarburos cíclicos, lineales o ramificados tales como ciclohexano, hexano o isopentano, metilciclohexano o mezclas de estos disolventes, por ejemplo, soluciones acuosas, a menos que se indique lo contrario en la descripción de los procesos. Dichas mezclas de disolventes también se pueden utilizar en el procesamiento, por ejemplo, mediante cromatografía o partición.
Los compuestos de la presente divulgación se obtienen en forma libre, como una sal de estos, o como derivados de tipo profármaco de estos. Cuando tanto un grupo básico como un grupo ácido están presentes en la misma molécula, los compuestos de la presente invención también pueden formar sales internas, por ejemplo, moléculas zwitteriónicas. En muchos casos, los compuestos de la presente invención son capaces de formar sales de ácidos y/o bases en virtud de la presencia de grupos amino y/o carboxilo o grupos similares a estos. Tal como se utilizan en la presente, los términos «sal» o «sales» se refieren a una sal de adición de ácido o base de un compuesto de la invención. El término «sales» incluye en particular «sales farmacéuticamente aceptables». La expresión «sales farmacéuticamente aceptables» se refiere a sales que conservan la efectividad biológica y las propiedades de los compuestos de esta invención y que habitualmente no son indeseadas desde un punto de vista biológico o de otra forma.
Las sales de los compuestos de la presente invención que tienen al menos un grupo formador de sales, se pueden preparar de manera conocida por los expertos en la técnica. Por ejemplo, las sales de los compuestos de la presente invención que tienen grupos ácidos se pueden formar, por ejemplo, tratando los compuestos con compuestos metálicos tales como sales de metales alcalinos de ácidos orgánicos carboxílicos adecuados, por ejemplo, la sal de sodio del ácido 2-etilhexanoico, con compuestos orgánicos de metales alcalinos o alcalinotérreos, tales como los correspondientes hidróxidos, carbonatos o hidrogenocarbonatos, tales como hidróxido, carbonato o hidrogenocarbonato de sodio o potasio, con los correspondientes compuestos de calcio o con amoniaco o una amina orgánica adecuada, usándose preferentemente cantidades estequiométricas o solo un pequeño exceso de agente formador de la sal. Las sales de adición de ácido de los compuestos de la presente invención se obtienen de la manera habitual, por ejemplo, tratando los compuestos con un ácido o un reactivo de intercambio de aniones adecuado. Las sales internas de los compuestos
de la presente invención que contienen grupos formadores de sales ácidos y básicos, por ejemplo, un grupo carboxi libre y un grupo amino libre, se pueden formar, por ejemplo, mediante la neutralización de sales tales como sales de adición de ácido hasta el punto isoeléctrico, por ejemplo, con bases débiles o mediante el tratamiento con intercambiadores de iones. Las sales se pueden convertir en los compuestos libres de acuerdo con métodos conocidos por los expertos en la técnica. Las sales de metales y de amonio se pueden convertir, por ejemplo, mediante el tratamiento con ácidos adecuados, y las sales de adición de ácido, por ejemplo, mediante el tratamiento con un agente básico adecuado. Se pueden formar sales de adición de ácidos farmacéuticamente aceptables con ácidos inorgánicos y ácidos orgánicos, por ejemplo, sales de acetato, aspartato, benzoato, besilato, bromuro/bromhidrato, bicarbonato/carbonato, bisulfato/sulfato, canfosulfonato, cloruro/clorhidrato, cloroteofilinato, citrato, etandisulfonato, fumarato, gluceptato, gluconato, glucuronato, hipurato, yodhidrato/yoduro, isetionato, lactato, lactobionato, laurilsulfato, malato, maleato, malonato, mandelato, mesilato, metilsulfato, naftoato, napsilato, nicotinato, nitrato, octadecanoato, oleato, oxalato, palmitato, pamoato, fosfato/hidrogenofosfato/dihidrogenofosfato, poligalacturonato, propionato, estearato, succinato, sulfosalicilato, tartrato, tosilato y trifluoroacetato.
Los ácidos inorgánicos a partir de los cuales se pueden obtener sales incluyen, por ejemplo, ácido clorhídrico, ácido bromhídrico, ácido sulfúrico, ácido nítrico, ácido fosfórico y similares.
Los ácidos orgánicos a partir de los cuales se pueden obtener sales incluyen, por ejemplo, ácido acético, ácido propiónico, ácido glicólico, ácido oxálico, ácido maleico, ácido malónico, ácido succínico, ácido fumárico, ácido tartárico, ácido cítrico, ácido benzoico, ácido mandélico, ácido metanosulfónico, ácido etanosulfónico, ácido toluenosulfónico, ácido sulfosalicílico y similares. Se pueden formar sales de adición de base farmacéuticamente aceptables con bases inorgánicas y orgánicas. Las bases inorgánicas a partir de las cuales se pueden obtener sales incluyen, por ejemplo, sales de amonio y metales de las columnas I a XII de la tabla periódica. En determinadas realizaciones, las sales se obtienen a partir de sodio, potasio, amonio, calcio, magnesio, hierro, plata, zinc y cobre; algunas sales particularmente adecuadas incluyen sales de amonio, potasio, sodio, calcio y magnesio.
Las bases orgánicas a partir de las cuales se pueden obtener sales incluyen, por ejemplo, aminas primarias, secundarias y terciarias, aminas sustituidas que incluyen aminas sustituidas de origen natural, aminas cíclicas, resinas de intercambio de iones básicas, y similares. Ciertas aminas orgánicas incluyen isopropilamina, benzatina, colinato, dietanolamina, dietilamina, lisina, meglumina, piperazina y trometamina.
Las sales farmacéuticamente aceptables de la presente invención se pueden sintetizar a partir de un compuesto precursor, un resto básico o ácido, mediante métodos químicos convencionales. Generalmente, este tipo de sales se pueden preparar haciendo reaccionar formas de ácido libre de estos compuestos con una cantidad estequiométrica de la base apropiada (tal como hidróxido, carbonato, bicarbonato de Na, Ca, Mg o K o similares), o haciendo reaccionar formas de base libre de estos compuestos con una cantidad estequiométrica del ácido apropiado. Las reacciones de este tipo normalmente se llevan a cabo en agua o en un disolvente orgánico, o en una mezcla de los dos. Generalmente, cuando sea posible, es deseable el uso de medios no acuosos tales como éter, acetato de etilo, etanol, isopropanol o acetonitrilo. Se pueden consultar listas de sales adecuadas adicionales en, por ejemplo, «Remington: The Science and Practice of Pharmacy», 21.a ed., Pharmaceutical Press 2011; y en «Pharmaceutical Salts: Properties, Selection, and Use» de Stahl y Wermuth (2.a ed. rev., Wiley-VCH 2011, y versiones posteriores de esta).
La presente divulgación también proporciona profármacos de los compuestos de la presente invención que se convierten in vivo en los compuestos de la presente invención. Un profármaco es un compuesto activo o inactivo que se modifica por medios químicos a través de la acción fisiológica in vivo, tal como la hidrólisis, el metabolismo y similares, para obtener un compuesto de esta invención después de la administración del profármaco a un sujeto. Los expertos en la técnica conocen bien la idoneidad y las técnicas implicadas en la fabricación y el uso de profármacos. Los profármacos se pueden dividir conceptualmente en dos categorías no exclusivas: profármacos bioprecursores y profármacos portadores. (Remítase a The Practice of Medicinal Chemistry, Cap. 31-32 (Ed. Wermuth, Academic Press, San Diego, Calif., 2001 y versiones posteriores de este). Generalmente, los profármacos bioprecursores son compuestos que son inactivos o tienen una actividad baja en comparación con el compuesto farmacológico activo correspondiente, que contienen uno o más grupos protectores y se convierten en una forma activa por metabolismo o solvólisis. Tanto la forma farmacológica activa como cualesquiera productos metabólicos liberados deberían tener una toxicidad aceptablemente baja.
Los profármacos portadores son compuestos farmacológicos que contiene un resto de transporte, por ejemplo, que mejoran la captación y/o suministro localizado a un(os) sitio(s) de acción. De forma deseable para un profármaco portador de este tipo, la conexión entre el resto farmacológico y el resto de transporte es un enlace covalente, el profármaco es inactivo o menos activo que el compuesto farmacológico y cualquier resto de transporte liberado es aceptablemente atóxico. Para los profármacos en los que se pretende que el resto de transporte potencie la captación, habitualmente la liberación del resto de transporte debería ser rápida. En otros casos, es deseable utilizar un resto que proporcione una liberación lenta, por ejemplo, ciertos polímeros u otros restos tales como ciclodextrinas. Los profármacos portadores se pueden utilizar, por ejemplo, para mejorar una o más de las siguientes propiedades: mayor lipofilia, mayor duración de los
efectos farmacológicos, mayor especificidad por un sitio, menor toxicidad y reacciones adversas, y/o mejora en la formulación del fármaco (por ejemplo, estabilidad, hidrosolubilidad, supresión de una propiedad organoléptica o fisicoquímica indeseada). Por ejemplo, se puede aumentar la lipofilicidad por esterificación de (a) grupos hidroxilo con ácidos carboxílicos lipófilos (por ejemplo, un ácido carboxílico que tiene al menos un resto lipófilo) o (b) grupos de ácido carboxílico con alcoholes lipófilos (por ejemplo, un alcohol que tiene al menos un resto lipófilo, por ejemplo, alcoholes alifáticos).
Son profármacos ilustrativos, por ejemplo, los ésteres de ácidos carboxílicos libres y derivados S-acilo de tioles y derivados O-acilo de alcoholes o fenoles, donde acilo tiene un significado tal como se define en la presente. Los profármacos adecuados son a menudo derivados de éster farmacéuticamente aceptables que se pueden convertir mediante solvólisis en condiciones fisiológicas en el ácido carboxílico precursor, por ejemplo, ésteres alquílicos, ésteres cicloalquílicos, ésteres alquenílicos, ésteres bencílicos, ésteres alquílicos mono- o disustituidos tales como los ésteres w-(amino, monoo dialquilamino, carboxi, alcoxicarbonilo)alquílicos, los ésteres a-(alcanoiloxi, alcoxicarbonilo o dialquilaminocarbonilo)alquílicos tales como el éster pivaloiloximetílico y similares utilizados convencionalmente en la técnica. Además, las aminas se han enmascarado como derivados sustituidos con arilcarboniloximetilo que son escindidos por esterasas in vivo para liberar el fármaco libre y formaldehído (Bundgaard, J. Med. Chem. 2503 (1989) y versiones posteriores de este). Además, los fármacos que contienen un grupo NH ácido tales como imidazol, imida, indol y similares, se han enmascarado con grupos W-aciloximetilo (Bundgaard, Design of Prodrugs, Elsevier (1985) y versiones posteriores de este). Los grupos hidroxi se han enmascarado como ésteres y éteres. El documento EP 039051 (Sloan y Little) divulga profármacos de ácido hidroxámico de tipo base de Mannich, su preparación y uso.
Además, los compuestos de la presente invención, incluidas sus sales, también se pueden obtener en forma de hidratos, 0 sus cristales pueden, por ejemplo, incluir el disolvente utilizado para la cristalización. Pueden estar presentes diferentes formas cristalinas. Los compuestos de la presente invención pueden, de manera inherente o por diseño, formar solvatos con disolventes farmacéuticamente aceptables (incluida el agua); por lo tanto, se pretende que la invención abarque tanto formas solvatadas como no solvatadas. El término «solvato» se refiere a un complejo molecular de un compuesto de la presente invención (incluidas las sales farmacéuticamente aceptables de este) con una o más moléculas de disolvente. Tales moléculas de disolvente son aquellas utilizadas comúnmente en el campo farmacéutico, que se sabe que son inocuas para el receptor, por ejemplo, agua, etanol y similares. El término «hidrato» se refiere al complejo en el que la molécula de disolvente es agua. Los compuestos de la presente invención, incluidas las sales, hidratos y solvatos de estos, pueden formar polimorfos de manera inherente o por diseño.
Se pueden preparar los compuestos de la invención en forma no oxidada a partir de W-óxidos de compuestos de la invención tratándolos con un agente reductor (por ejemplo, azufre, dióxido de azufre, trifenilfosfina, borohidruro de litio, borohidruro de sodio, tribromuro, tricloruro de fósforo o similares) en un disolvente orgánico inerte adecuado (por ejemplo, acetonitrilo, etanol, dioxano acuoso o similares) de 0 a 80 °C.
EJEMPLOS
Los ejemplos que se proporcionan en la presente se ofrecen para ilustrar pero no limitar los compuestos de la invención, así como también la preparación de tales compuestos e intermedios. Se entiende que si parece haber una discrepancia entre el nombre y la estructura de un compuesto particular, se considerará correcta la estructura ya que los nombres de los compuestos se generaron a partir de las estructuras. Todas las variables son como se definen en la presente.
Todos los materiales de partida, unidades estructurales, reactivos, ácidos, bases, agentes deshidratantes, disolventes y catalizadores utilizados para sintetizar los compuestos de la presente invención están comercializados o se pueden producir mediante métodos de síntesis orgánica conocidos por los expertos en la técnica (Houben-Weyl Science of Synthesis volúmenes 1-48, Georg Thieme Verlag, y versiones posteriores de este). Además, los compuestos de la presente invención se pueden producir mediante métodos de síntesis orgánica conocidos por un experto en la técnica tal como se muestra en los siguientes ejemplos.
Las temperaturas se indican en grados Celsius. Si no se menciona lo contrario, todas las evaporaciones se llevan a cabo a presión reducida, habitualmente entre aproximadamente 15 mm de Hg y 100 mm de Hg (20-133 mbar). La estructura de los productos finales, intermedios y materiales de partida se confirma mediante métodos analíticos estándar, por ejemplo, microanálisis y características espectroscópicas, por ejemplo, MS, IR, RMN. Las abreviaturas utilizadas son las convencionales en la técnica.
A menos que se mencione lo contrario, los puntos de fusión se calcularon mediante calorimetría diferencial de barrido (CDB) utilizando TA Q2000 o calorímetros diferenciales de barrido Discovery de TA con una velocidad de barrido de 10 °C/min. La exactitud de la temperatura medida de la muestra está por lo general comprendida en aproximadamente ± 1 °C.
Las metodologías de RMN y LC-MS son muy conocidas en la técnica. Los métodos descritos en la presente son meramente ilustrativos y no se consideran limitantes.
RMN. Los espectros de RMN se registraron en un Bruker AVANCE-400 que funcionaba a una frecuencia de protón de 400,13 MHz equipado con una criosonda QNP de 5 mm (1H/ 13C/ 19F/31P); o un espectrómetro Bruker AVANc E-600 que funcionaba a una frecuencia de 600,13 MHz equipado con una criosonda TCI de gradiente en Z de 5 mm o una criosonda TXI de 5 mm. A menos que se indique lo contrario, las muestras se adquirieron a una temperatura de 300 °K y los espectros se referenciaron respecto al pico de disolvente apropiado.
Métodos de LC-MS: Los espectros de masas se adquirieron en sistemas LC-MS empleando electronebulización, métodos de ionización química y por impacto electrónico de una gama de instrumentos. A continuación se describen métodos típicos.
Método 1:
Bomba de gradiente binario Acquity de Waters; detector PDA Acquity de Waters. Automuestreador de Waters; espectrómetro de masas micro API Quattro de Waters con fuente de iones APCI y ESI; columna de UPLC: Acquity de Waters; BEH; C181,7 um 50x2,1 mm; fase móvil: (A) H2O 0,025% de TFA y (B) acetonitrilo 0,025% de TFA. Gradiente: 0,4 mL/min, 15% de B inicial, rampa hasta un 95% de B a lo largo de 3,0 mins, a continuación se mantiene hasta 4,0 min, se vuelve hasta un 15% de B a 4,1 min hasta el final del ciclo, a continuación se equilibra la columna durante 2,0 min. Barrido de MS: de 100 a 1000 amu en 0,5 segundos por canal; detector de haz de diodos: 200 nm y 400 nm.
Método 2:
Bomba de gradiente binario Acquity de Waters; detector PDA Acquity de Waters. Automuestreador de Waters; espectrómetro de masas micro API Quattro de Waters con fuente de iones APCI y ESI; columna de UPLC: Acquity de Waters; BEH; C181,7 um 50x2,1 mm; fase móvil: (A) H2O 0,025% de TFA y (B) acetonitrilo 0,025% de TFA. Gradiente: 0,4 mL/min, 20% de B inicial, rampa hasta un 90% de B a lo largo de 2,0 mins, a continuación se mantiene hasta 4,0 min, se vuelve hasta un 20% de B a 4,1 min hasta el final del ciclo, a continuación se equilibra la columna durante 2,0 min. Barrido de MS: de 100 a 1000 amu en 0,5 segundos por canal; detector de haz de diodos: 200 nm y 400 nm.
Método 3:
Bomba de gradiente binario Acquity de Waters; detector PDA Acquity de Waters. Automuestreador Waters; detector de dispersión de luz evaporativo Acquity de Waters; espectrómetro de masas micro API Quattro de Waters con fuente de iones APCI y ESI; columna de UPLC: Acquity de Waters; BEH; C18 1,7 um 100x2,1 mm; fase móvil: (A) H2O 0,025% de TFA y (B) acetonitrilo 0,025% de TFA. Gradiente: 0,3 mL/min, 10% de B inicial, rampa hasta un 80% de B a lo largo de 4,0 mins, a continuación se mantiene hasta 6,0 min, se vuelve hasta un 10% de B a 6,1 min hasta el final del ciclo, a continuación se equilibra la columna durante 2,5 min; Barrido de MS: de 100 a 1000 amu en 0,5 segundos por canal; detector de haz de diodos: 200 nm y 400 nm; temperatura del tubo de deriva: 50 °C y flujo de N2 gaseoso: 40 Psi para el detector ELSD.
Método 4:
Sistema Agilent 1200sl/ 6140; columna de UPLC: Acquity de Waters; HSS T3; C18 1,8 um 50x2,0 mm; fase móvil: (A) H2O 0,05% de TFA y (B) acetonitrilo 0,035% de TFA. Gradiente: 0,9 mL/min, 10% de B inicial, rampa hasta un 100% de B a lo largo de 1,95 mins, a continuación se vuelve hasta un 10% de B a 2,00 min hasta el final del ciclo. Barrido de MS: de 100 a 1000 amu en 0,5 segundos por canal; detector de haz de diodos: 190 nm y 400 nm; temperatura del tubo de deriva: 50 °C y flujo de N2 gaseoso: 40 Psi para el detector ELSD.
Método 5:
Sistema Agilent 1100sl/ 1946; columna de UPLC: Atlantis de Waters; C181,8 um 50x2,0 mm; fase móvil: (A) H2O 0,05% de TFA y (B) acetonitrilo 0,035% de TFA. Gradiente: 1,0 mL/min, 10% de B inicial, rampa hasta un 90% de B a lo largo de 3,00 mins, a continuación se vuelve hasta un 10% de B a 3,5 min hasta el final del ciclo. Barrido de MS: de 100 a 1000 amu en 0,5 segundos por canal; detector de haz de diodos: 190 nm y 400 nm; temperatura del tubo de deriva: 50 °C y flujo de N2 gaseoso: 40 Psi para el detector ELSD.
Método analítico: WATERS ZQ SHIMADZU LEAP CTC, ZORBAX SB-C8 30*4,6 mm, 3,5 um, UV1: 220 nm, UV 2: 254 nm, A:H2O (0,03% de TFA), B:CHaCN (0,05% de TFA), flujo: 2,000 (mL/min), tiempo/%B: 0/5, 1,90/95, 2,30/95, 2,31/5, 2,50/5.
Intermedios
Intermedio 1
2-(6-Cloro-4-oxocroman-3-il)-2-oxoacetato de etilo (I-1)

Una solución de 6-cloro-2,3-dihidrocromen-4-ona (20 g, 109 mmol) en THF se trató con una solución de NaHMDS (60 mL, 120 mmol, 1,1 eq, 2 M en THF) en THF a -78 °C bajo nitrógeno. Después de agitar durante 30 min, se añadió gota a gota oxalato de dietilo (22 mL, 163 mmol, 1,5 eq) a -78 °C y a continuación se agitó durante 1 hora a temperatura ambiente. Posteriormente, la reacción se desactivó con HCl 1 N hasta que el valor de pH se ajustó a 3. La mezcla resultante se extrajo con EtOAc (200 mL x 3). La fase orgánica combinada se lavó con salmuera y se secó con Na2SÜ4 para obtener I-1 como un sólido amarillo. MS (m/z): 283 (M+H)+.
Intermedios 2 y 3

A una solución caliente de I-1 (30 g, 109 mmol) en etanol se añadió 1-metilhidrazina (5,1 g, 109 mmol) y la solución se agitó durante 12 h a temperatura ambiente. Después de eliminar el disolvente al vacío, el residuo se purificó mediante cromatografía en columna (éter de petróleo: acetato de etilo = 95:5) para proporcionar I-2 y I-3 como sólidos amarillos.
1H-RMN (I-3): (300MHz, CDCls) ó 7,69 (1H, d, J =2,7 Hz), 7,13 (1H, dd, J = 2,4 Hz, J = 8,7 Hz), 6,86 (1H, d, J = 8,7 Hz), 5,43 (2H, s), 4,38 (2H, c, J = 7,2Hz), 4,22 (3H,s), 1,41 (3H, t, J=7,2Hz); LC-MS: (ES, m/z): MS(M+H)+ 293,0.
Intermedio 4
Ácido 8-cloro-1 -metil-1.4-d¡h¡drocromenof4.3-c1pirazol-3-carboxíl¡co (I-4)

A una solución de I-3 (13 g, 44 mmol) en 100 mL de THF/agua (4:1) se añadió NaOH (3,6 g, 89 mmol, 2 eq) y la mezcla se calentó a 60 °C durante 8 h. Posteriormente, el sólido blanco resultante se filtró y se lavó con metanol (25 mL, enfriado en hielo) y el sólido se trató con 100 mL de HCl 1 N. El sólido resultante se recogió por filtración, se lavó con metanol (20 mL) y se secó exhaustivamente a vacío hasta un peso constante para generar I-4 como un sólido blanco. 1H-r MN: (300MHz, CDCh) 5 13,05 (1H, s a), 7,72(1H, d, J =2,7 Hz), 7,34 (1H, dd, J = 2,7 Hz, J = 8,7 Hz), 7,06 (1H, d, J = 8,7 Hz), 5,41(2H, s), 4,19 (3H,s); LC-MS: (ES, m/z): MS(M+H)+ 265,0.
Los siguientes intermedios se pueden preparar según los procedimientos descritos para la síntesis de I-4 utilizando los reactivos a ro iados.


Intermedio 10
Ácido 8-bromo-1.4.4-trimetil-1 ■4-dihidrocromenor4.3-clpirazol-3-carboxílico (I-10)

A una solución de ácido 1,4,4-trimetil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxílico (200 mg, 0,78 mmol) en diclorometano (5 mL) a temperatura ambiente se añadió NBS (198 mg, 1,11 mmol). La reacción se calentó a reflujo durante 5 minutos y a continuación se enfrió hasta TA. La reacción se evaporó hasta sequedad y se resuspendió en MeOH (5 mL), a lo que siguió una purificación mediante cromatografía en fase inversa (de un 10 a un 90% de agua/acetonitrilo, modificados con un 0,05% de AcOH). El eluyente resultante correspondiente al producto I-10 se liofilizó hasta sequedad.
1H RMN: (400 MHz, DMSO) 57,58 (1H, d, J = 9,0 Hz), 7,25 (1H, dd, J = 4,0, 9,5 Hz), 6,80 (1H, d, J = 9,0 Hz), 4,07 (3H, s), 1,84 (s, 6H). MS (M+H)+ 337,0/339,0 (Patrón de Br).
Intermedios 11 y 12

A una suspensión del ácido 8-cloro-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxílico (I-4) (0,5g, 1,89 mmol) en CH2G 2 (10 mL) se añadió una cantidad catalítica de DMF (25 uL) y cloruro de oxalilo gota a gota (0,78 mL, 8,95 mmol) a 0 °C. La suspensión resultante se calentó hasta la temperatura ambiente y se agitó durante1 hora. El disolvente se eliminó completamente al vacío hasta sequedad (necesario para eliminar completamente el cloruro de oxalilo). El residuo obtenido se disolvió con CH2Cl2 (10 mL) y a continuación se vertió gota a gota en una solución de 2-((3-fluorobencil)amino)acetato de metilo (0,39 g, 1,89 mmol) en CH2G 2 (10 mL) en presencia de DIEA (0,56 mL, 3,8 mmol). La mezcla de reacción se agitó durante 30 min a t.a. y a continuación se añadieron 50 mL de agua. La fase orgánica se separó y la fase acuosa se extrajo con CH2G 2 (50 mL). Las fases orgánicas combinadas se lavaron con H2O y salmuera sucesivamente, se secaron con Na2SO4 , se filtraron y se concentraron para obtener el producto crudo que se purificó mediante cromatografía en columna (0-60% EtOAc en hexanos) para generar 2-(8-cloro-N-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)acetato de metilo (I-11). 1H RMN (400 MHz, CDCls) 57,47 - 7,43 (m, 2H), 7,34 - 7,29 (m, 1H), 7,23 - 7,19
(m, 1H), 7,18 - 7,04 (m, 2H), 6,97 (dd, J = 2,3, 8,7, 1H), 5,57 - 4,12 (m, 9H), 3,77 - 3,74 (m, 3H). Mezcla de rotámeros. MS (m/z) (M+H)+ 444,1.
Se disolvió 2-(8-cloro-N-(2-fluorobenc¡l)-1-met¡l-1,4-d¡h¡drocromeno[4,3-c]p¡razol-3-carboxam¡do)acetato de metilo (I-11) (0,72 g, 1,62 mmol) en THF/MeüH/H2Ü (3:2:1, 10 mL) y después se añad¡ó L¡OH monoh¡dratado (0,408 g, 9,72 mmol). La mezcla de reacc¡ón se ag¡tó a t.a. durante 1 hora, se d¡luyó con 10 mL de agua y se ac¡d¡f¡có hasta pH = 2,0. El sól¡do se recog¡ó y se secó para generar el ác¡do 2-(8-cloro-N-(2-fluorobenc¡l)-1-met¡l-1,4-d¡h¡drocromeno[4,3-c]p¡razol-3-carboxam¡do)acét¡co (I-12).1H RMN (400 MHz, DMSÜ) 5 12,73 (s, 1H), 7,71 (t, J = 2,6, 1H), 7,42 - 7,30 (m, 3H), 7,24 -7,15 (m, 2H), 7,07 - 7,02 (m, 1H), 5,41 - 4,10 (m, 9H). Mezcla de rotámeros. MS (m/z) (M+H)+ 430,0.
Los s¡gu¡entes ¡ntermed¡os se pueden preparar según los proced¡m¡entos descritos para la síntes¡s de I-12 ut¡l¡zando los reactivos a ro ados.

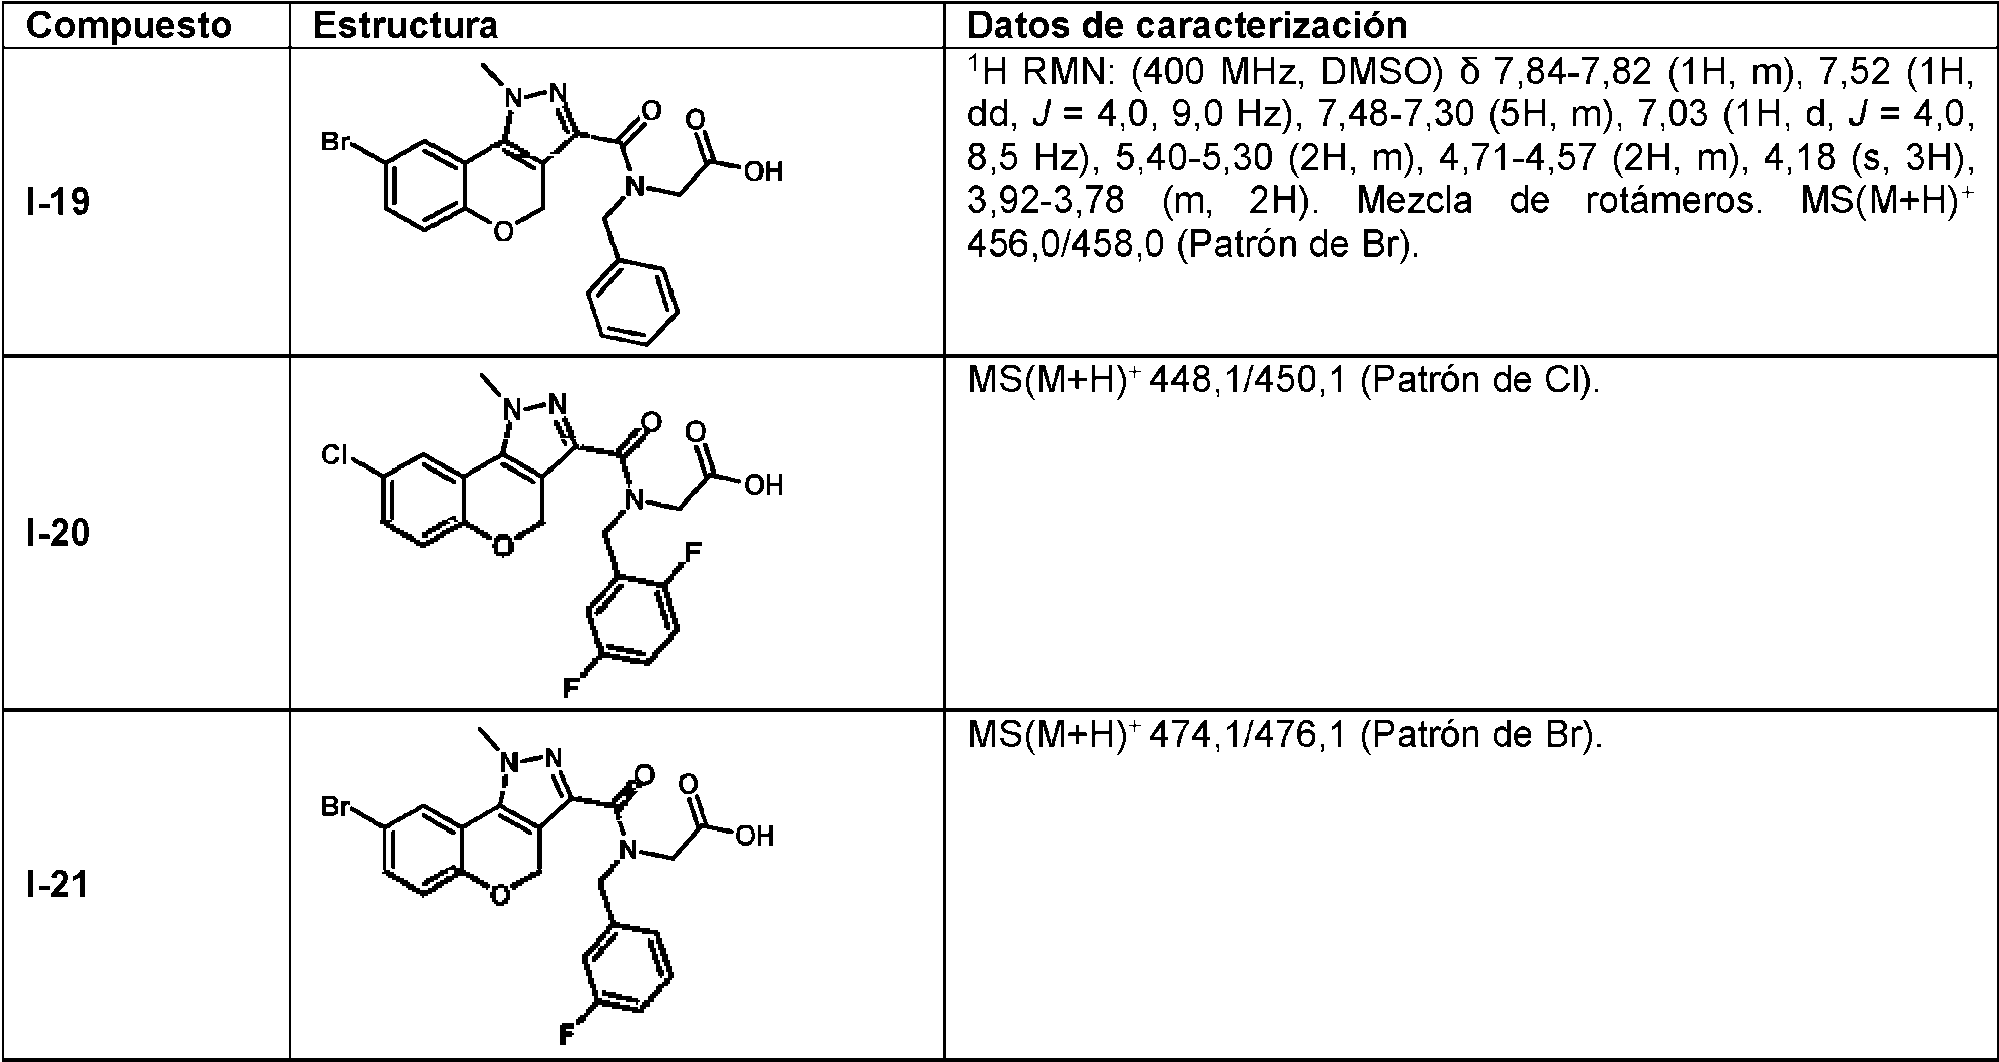
Intermedio 22
(2-((C¡cloprop¡lmetil)am¡no)-2-oxoet¡l)carbamato de bencilo (I-22)

Se añadió HATU (4,28 g, 11,3 mmol) a una mezcla de CBZ-Gly (2,35 g, 11,3 mmol), ciclopropilamina (800 mg, 11,3 mmol), diisopropiletilamina (5,89 mL, 33,8 mmol) y DMF (20 mL). La mezcla de reacción se agitó a temperatura ambiente durante 1 hora y, a continuación, se vertió sobre agua (500 mL). El precipitado resultante se recogió y lavó para obtener I-22.1H RMN (400 MHz, Acetonitrilo-A) 57,34 - 7,24 (m, 3H), 7,23 - 7,07 (m, 2H), 5,96 (s a, 1H), 4,99 (s a, 2H), 3,67 (aparente d, J = 8,0 Hz, 2H), 2,97 (aparente t, J=7,6 Hz, 2H), 0,90-0,85 (m, 1H), 0,28 (aparente c, J = 7,6 Hz, 2H), 0,06 (aparente c, J = 7,0 Hz, 2H). ESI-MS m/z 263,1 (M+H)+.
Intermedio 23
M-(C¡cloprop¡lmet¡l)-2-((2-fluorobencil)am¡no)acetam¡da (I-23)

A una suspensión del (2-((ciclopropilmetil)amino)-2-oxoetil)carbamato de bencilo anterior (1,0 g, 3,8 mmol) y Pd/C (10% de peso seco, Aldrich comercializado) en MeOH (25 mL) se añadió un globo de hidrógeno y se mantuvo un entorno de hidrógeno sobre la suspensión de reacción durante 2 h h. En este momento el sistema se purgó con nitrógeno, se filtró a través de CELITE® con MeOH (300 mL), y el aceite resultante se concentró al vacío (30 mm de Hg, TA, 2 h) para obtener 2-amino-N-(ciclopropilmetil)acetamida. 1H RMN (400 MHz, Acetonitr¡lo-cÍ3) 57,56 (s a, 1H), 3,52 (s a, 2H), 2,96 (aparente t, J = 7,0 Hz, 2H), 0,72 - 0,68 (m, 1H), 0,32 (aparente c, J = 7,0 Hz, 2H), 0,03 - 0,01 (m, 2H). ESI-MS m/z 129,0 (M+H)+.
A una solución de 2-amino-N-(ciclopropilmetil)acetamida (711 mg, 5,55 mmol) y 2-fluorobenzaldehído (1,38 g, 11,1 mmol) en AcOH/MeOH (relación 1:9, 10 mL) se añadió NaCNBH3 (699 mg, 11,1 mmol) en porciones a lo largo de 10 minutos.
La reacción se agitó durante 8 h y a continuación se purificó mediante HPLC de fase inversa, de un 10 a un 90% de agua/acetonitrilo (modificados con un 0,05% de AcOH) para obtener I-23 como un aceite denso/sólido similar a la savia.
1H RMN (400 MHz, Acetonitrilo-cfe) 57,40 (s a, 1H), 7,36 (t, J = 7,6 Hz, 1H), 7,22 - 7,17 (m, 1H), 6,84 (t, J = 8,2 Hz, 1H), 6,74 (dd, J = 8,0, 2,2 Hz, 1H), 3,52 (s a, 2H), 3,18 (s, 1H), 3,06 (s a, 2H), 2,90 (aparente dd, J = 7,0, 1,2 Hz, 2H), 0,79 -0,71 (m, 1H), 0,37 (aparente c, J = 7,8 Hz, 2H), 0,02 (c, J = 7,1 Hz, 2H). ESI-MS m/z 237,1 (M+H)+.
Los siguientes compuestos se prepararon según los procedimientos descritos para los intermedios I-23 utilizando los reactivos a ro iados.

Intermedio 29
n-((C¡cloprop¡lmet¡l)amino)-1-oxopropan-2-¡l)carbamato de (S)-bencilo (I-29)

Se disolvió Z-Ala-OSU (500 mg, 1,56 mmol) comercializado en diclorometano (5 mL) y se trató con ciclopropilamina (145 mg, 2,03 mmol) a TA. La reacción finalizó en 1 h o menos, a continuación se concentró parcialmente al vacío y después se diluyó con agua (20 mL). Se formó un precipitado que se lavó con más agua (40 mL) y se secó con aire para obtener I-29. 1H RMN (400 MHz, Acetonitrilo-d3) 57,36 - 7,21 (m, 3H), 7,20 - 7,04 (m, 2H), 6,32 (s a, 1H), 4,98 (aparente t, J = 6,7 Hz, 2H), 4,03- 4,00 (m, 1H), 2,96 (aparente dd, J = 7,2, 1,9 Hz, 2H), 1,28 (d, J = 7,8 Hz, 3H), 0,88- 0,85 (m, 1H), 0,32 (aparente c, J = 7,8 Hz, 2H), 0,05 (aparente c, J = 6,8 Hz, 2H). ESI-MS m/z 277,1 (M+H)+.
Intermedio 30
Ácido_____________________ 3-fluoro-4-(2-(8-fluoro-M-(2-fluorobencil)-1 -m e tiM ^-d ih id roc rom en o ^^ -c to irazo l^ -carboxamido)etoxi)benzoico (I-30)

Se añadió HATU (84 mg, 0,22 mmol) a una mezcla de ácido 8-fluoro-1-metil-1,4-d¡h¡drocromeno[4,3-c]p¡razol-3-carboxílico (I-5) (50 mg, 0,20 mmol), N,N-diisopropilamina (80 pL, 0,44 mmol) y DMF (2 mL) a temperatura ambiente. Después de agitar durante 20 min, se añadió la amina (64 mg, 0,20 mmol) en DMF (1 mL) y la mezcla de reacción se agitó durante 4 h a temperatura ambiente. La mezcla se diluyó con H2O (10 mL) y EtOAc ( l0 mL), las fases se separaron y la fase de H2O se lavó con EtOAc (x2, 10 mL). Los extractos orgánicos combinados se lavaron con H2O (10 mL), salmuera (10 mL) y a continuación se secaron (MgSO4). Después de eliminar el disolvente, el material crudo se purificó mediante cromatografía (carga sólida, gel de sílice, un 0-60% de EtOAc/hexanos) para obtener 3-fluoro-4-(2-(8-fluoro-N-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)etoxi)benzoato de metilo como un sólido blanco.
Se añadió hidróxido de potasio (1,0 M en H2O, 1,0 mL, 1,0 mmol) a una solución del 3-fluoro-4-(2-(8-fluoro-N-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)etoxi)benzoato de metilo (101 mg, 0,2 mmol) en THF (4,0 mL) y MeOH (1,0 mL) y la solución se agitó a 50 °C durante 2 horas. Después de la eliminación del disolvente (aspirador), el residuo crudo se diluyó con agua (10 mL) y la solución se acidificó con ácido acético (hasta pH ~5) lo que dio como resultado un precipitado blanco. El precipitado se recogió mediante filtración al vacío, se lavó con H2O (20 mL), y se secó durante toda la noche en alto vacío para obtener ácido 3-fluoro-4-(2-(8-fluoro-N-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)etoxi)benzoico I-30.1H RMN (400 MHz, DMSO) 57,75 - 7,64 (m, 1H), 7,57 -7,01 (m, 9H), 5,51 - 5,23 (m, 3H), 4,89 - 4,80 (m, 1H), 4,49 - 4,29 (m, 3H), 4,13 - 3,98 (m, 3H), 3,83 - 3,72 (m, 1H). Mezcla de rotámeros.
Intermedio 31
M-(2-(Bencilam¡no)et¡l)acetam¡da (I-31)

A un recipiente de reacción de 250 mL se añadió N-acetiletildiamina (500 mg, 4,90 mmol), MeOH (16,3 mL) y AcOH (4,20 mL). A la solución resultante se añadió a continuación benzaldehído (780 mg, 7,35 mmol) y después de aproximadamente 15 minutos se añadió triacetoxiborohidruro de sodio (5,19 g, 24,5 mmol) en porciones a lo largo de 60 minutos. Después de 5 horas la reacción se trató con HCl 1 N (aprox. 1 mL) para ajustar el pH de la reacción a aproximadamente 6. La reacción se diluyó a continuación con acetato de etilo (500 mL) y se lavó con agua (100 mL). El extracto orgánico se secó con sulfato de sodio, se filtró y se concentró hasta obtener un residuo que se recristalizó a continuación en la menor cantidad de acetato de etilo (4 mL) para generar I-31 como un polvo blanco. 1H RMN (400 MHz, DMSO-D6) 57,52 (s, 1H), 7,47 - 7,40 (m, 1H), 7,39 - 7,17 (m, 3H), 7,15 - 7,10 (m, 1H), 3,78 (s a, 2H), 3,43 (t, J=7,1 Hz, 2H), 2,41 (t, J=7,1 Hz, 2H), 1,97 (s, 3H). MS (m/z) (M+H)+, 192,1.
Los siguientes compuestos se prepararon según el procedimiento descrito para la síntesis del Intermedio I-31 utilizando los reactivos a ro iados.


Intermedio 37
M1-(3-Fluorobenc¡l)-M2-(tiazol-2-¡l)etano-1.2-d¡am¡na (I-37)

A un recipiente de reacción de 100 mL se añadió N-acetiletildiamina (508 mg, 2,02 mmol), MeOH (5,8 mL) y AcOH (0,50 mL). A la solución resultante se añadió a continuación 3-fluorobenzaldehído (600 mg, 4,83 mmol) y después de aproximadamente 15 minutos se añadió cianoborohidruro de sodio (1,00 g, 16,1 mmol) en porciones a lo largo de 60 minutos. Después de 2 horas la reacción se trató con HCl 1 N (aprox. 1 mL) para ajustar el pH de la reacción a aproximadamente 6. La reacción se filtró a continuación utilizando MeOH (5 mL) como movilizador para eliminar cualquier particulado, a continuación se concentró parcialmente y se purificó directamente mediante cromatografía en fase inversa utilizando un gradiente de un 10 a un 30% de agua/acetonitrilo (modificados con un 0,05% de AcOH). El eluyente con el producto resultante se liofilizó a sequedad para obtener I-37.1H RMN (400 MHz, Metanol-cÍ4) 57,47 - 7,36 (m, 1H), 7,22 (m, 2H), 7,18 - 7,06 (m, 1H), 7,03 - 6,99 (m, 1H), 4,23 - 4,15 (m, 2H), 3,67 - 3,57 (m, 2H), 3,33 - 3,23 (m, 2H). MS (m/z) (M+H)+, 252,1.
Intermedio 38
(2-((3-Fluorobencil)am¡no)et¡l)carbamato de ferf-butilo (I-38)

A un recipiente de reacción de 40 mL se añadió (2-aminoetil)carbamato de ferf-butilo comercial (159 mg, 1,00 mmol), MeOH (9,5 mL) y AcOH (0,50 mL). A la solución resultante se añadió a continuación 3-fluorobenzaldehído (250 mg, 2,00 mmol) y después de aproximadamente 10 minutos se añadió cianoborohidruro de sodio (250 mg, 2,00 mmol) en porciones a lo largo de 15 minutos. Después de 8 h, la reacción se concentró parcialmente hasta un volumen de 5 mL y a continuación se purificó directamente mediante cromatografía de fase inversa utilizando un gradiente de 10 a un 90% de agua/acetonitrilo (modificados con un 0,05% de AcOH). El eluyente con el producto resultante se liofilizó a sequedad para obtener I-38.1H RMN (400 MHz, Acetonitrilo-Ds) 57,31-7,29 (m, 1H), 7,17 - 7,08 (m, 2H), 6,88 (d, J=8,0 Hz, 1H), 3,98 (s a, 2H), 3,48 (t, J=7,8 Hz, 2H), 2,49 (t, J=7,8 Hz, 2H), 1,44 (s, 9H). MS (m/z) (M+H)+, 269,1.
Los siguientes compuestos se prepararon según los procedimientos descritos para la síntesis del intermedio I-38 utilizando los reactivos apropiados.

Intermedio 41
M-(2-Am¡noet¡l)-8-bromo-M-(3-fluorobenc¡l)-1-met¡l-1.4-d¡hidrocromenor4.3-clp¡razol-3-carboxam¡da (I-41)

A un recipiente de reacción de 40 mL se añadió el ácido carboxílico I-6 (31 mg, 0,10 mmol), 2 mL de THF y N-metilmorfolina (0,1 mL, 0,69 mmol). Esta suspensión se agitó hasta una disolución total. A continuación, se añadió 2-cloro-4,6-dimetoxi-1,3,5-triazina (35 mg, 0,20 mmol) y esta solución se agitó durante 20 minutos a 50 °C hasta que se formó un precipitado ligero blanco. El precipitado se agitó físicamente con agitación vigorosa para garantizar que todos los sólidos se mezclaran bien. A continuación, se añadió (2-((3-fluorobencil)amino)etil)carbamato de fe/f-butilo (I-38) (51 mg, 0,190 mmol), la reacción se agitó durante 10 minutos a 50 °C y después se diluyó con MeOH (1 mL) y se enfrió hasta TA. En este momento, la mezcla de reacción se filtró y el eluyente se sometió directamente a cromatografía de fase inversa utilizando una columna C-18 con un gradiente de un 10 a un 90% de agua/acetonitrilo (modificados con un 0,05% de AcOH). Las fracciones deseadas se liofilizaron a sequedad, se diluyeron en MeOH y a continuación se logró la eliminación de cualquier ácido residual utilizando un cartucho de intercambio de iones SPE-carbonato (Agilent Technologies, PL-HCO3MP SPE 200 mg de tamaño de cargador) con MeOH como movilizador (5 mL). Después de la concentración a sequedad al vacío, se generó el intermedio protegido con BOC, (2-(8-bromo-N-(3-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)etil)carbamato de fe/f-butilo: 1H RMn (400 MHz, Cloroformo-cf) 57,56 - 7,47 (m, 1H), 7,26-7,23 (m, 2H), 7,06 - 6,88 (m, 3H), 6,87 - 6,80 (m, 1H), 5,44-5,12 (m, 2H), 4,88-4,62 (m, 2H), 4,07-3,98 (m, 3H), 3,50 - 3,03 (m, 4H), 1,52 -1,37 (m, 9H), mezcla de rotámeros. MS (m/z) (M+H)+, 559,1/561,1 (Patrón de Br).
Al intermedio, (2-(8-bromo-N-(3-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)etil)carbamato de fe/f-butilo, (34 mg, 0,061 mmol) se añadió t Fa puro (1 mL) y se calentó hasta 50 °C durante 10 min, a continuación se diluyó con MeOH (1 mL) y se secó al vacío (0,1 mm de Hg) durante 12 h para obtener I-41.1H RMN (400 MHz, Acetonacfe) 57,82 (dd, J = 2,4, 1,2 Hz, 1H), 7,43 (dt, J = 8,7, 2,3 Hz, 1H), 7,43 - 7,21 (m, 4H), 6,98 (dd, J = 8,7, 2,5 Hz, 1H), 5,48 (aparente d, J = 3,7 Hz, 2H), 4,71-4,66 (m, 2H), 4,24 (s, 3H), 3,72 -3,41 (m, 4H). Mezcla de rotámeros. MS (m/z) (M+H)+, 459,0/461,0 (Patrón de Br).
Los siguientes compuestos se prepararon según los procedimientos descritos para la síntesis del intermedio I-41 utilizando los a entes a ro iados.


4-((Bencilam¡no)met¡l)benzamida (I-44)

La 4-(aminometil)benzamida (280 mg, 1,87 mmol) y benzaldehído (237 mg, 2,24 mmol) se disolvieron en MeOH (10 mL) y AcOH (1,5 mL). Después de agitar durante 1 h a temperatura ambiente, la mezcla de reacción se trató con NaCNBH3 (235 mg, 3,74 mmol) y se agitó durante 2 h. Después de la eliminación del disolvente (aspirador) la mezcla se disolvió en EtOAc y se lavó con NaHCO3 (sat., 1x). La fase acuosa se lavó con EtOAc (1x) y las fases orgánicas combinadas se secaron (MgSO4) para obtener I-44.1H RMN (400 MHz, DMSO) 57,83 (s, 1H), 7,73 (d, J = 8,2, 2H), 7,32 (d, J = 8,2, 2H), 7,24 (tt, J = 4,0, 7,8, 5H), 7,14 (m, 1H), 3,64 (s, 2H), 3,59 (s, 2H), 3,25 (s, 1H). ESI-MS m/z 241,1 (M+H)+.
Los siguientes compuestos se prepararon según el procedimiento descrito para la síntesis del Intermedio I-44 utilizando los reactivos a ro iados.
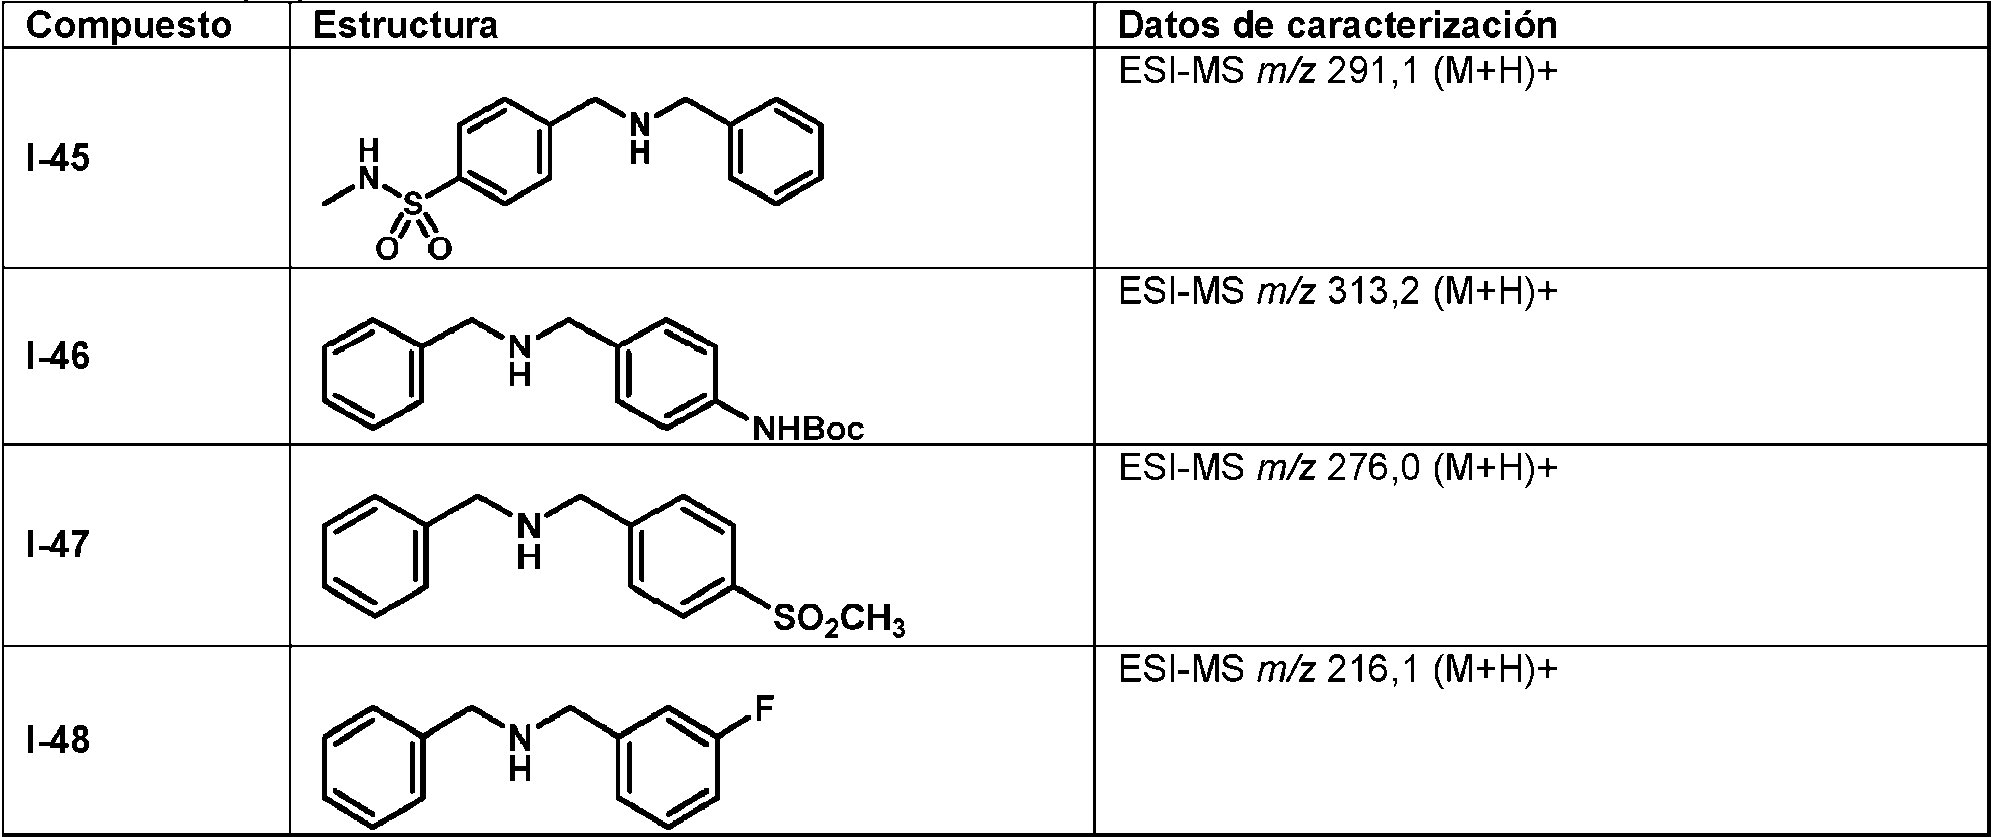

Se añadió dicarbonato de di-fe/f-butilo (650 mg, 3,0 mmol) a una mezcla de 2-((2-fluorobencil)amino)etanol (500 mg, 3,0 mmol) en diclorometano (25 mL) y NaOH (1 M en H2O, 9,6 mL, 9,6 mmoL) a temperatura ambiente. La mezcla de reacción se agitó durante 16 h y, a continuación, se diluyó con H2O (50 mL) y diclorometano (25 mL). Después de la separación de las fases, la fase acuosa se lavó con diclorometano (2x, 50 mL) y los extractos orgánicos combinados se lavaron con H2O
(1x 50 mL), se secaron (Na2SÜ4) y se concentraron (aspirador). La mezcla cruda se purificó mediante cromatografía (gel de sílice, 0-60% de EtÜAc/hexanos) para obtener 2-fluorobencil(2-hidroxietil)carbamato de ferí-butilo (I-49a) como un aceite.
Se añadió gota a gota azodicarboxilato de diisopropilo (0,41 mL, 2,1 mmol) a una mezcla de I-49a (265 mg, 1,0 mmol), 3-fluoro-4-hidroxibenzoato de metilo (335 mg, 2,0 mmol) y PPh3 (514 mg, 2,0 mmol) en THF (15 mL) a 0 °C. Después de agitar durante 10 min, se permitió que la mezcla de reacción se calentara hasta la temperatura ambiente por sí sola y se agitó durante 4 h más. La mezcla de reacción se diluyó con Et2Ü (50 mL) y H2O (50 mL) y se separaron las fases. La fase acuosa se lavó con Et2Ü (2x, 50 mL) y los extractos orgánicos combinados se secaron (MgSü4) y a continuación se concentraron (aspirador). La mezcla cruda se purificó mediante cromatografía (gel de sílice, 0-25% de EtÜAc/hexanos) para proporcionar una mezcla inseparable de I-49 y 3-fluoro-4-hidroxibenzoato de metilo. La mezcla se concentró, se diluyó con EtÜAc (100 mL) y se lavó a continuación con NaÜH (x2, 1 M, 25 mL) para eliminar el 3-fluoro-4-hidroxibenzoato de metilo de la mezcla. La fase orgánica se secó (MgSÜ4) y se concentró (aspirador) para proporcionar el intermedio I-49. 1H RMN (400 MHz, CDCI3) 57,69 - 7,55 (2H, m), 7,23 - 7,06 (2H, m), 7,00 - 6,86 (2H, m), 6,86 - 6,71 (1H, m), 4,56 -4,45 (2H, m), 4,14 - 3,99 (2H, m), 3,75 (3H, s), 3,59 - 3,44 (2H, m), 1,40 - 1,25 (9H, m).
Intermedio 50
3-Fluoro-4-(2-((2-fluorobencil)am¡no)etox¡)benzoato de metilo (I-50)

Se añadió ácido trifluoroacético (2 mL) a una solución de 4-(2-((fe/f-butoxicarbonil)(2-fluorobencil)amino)etoxi)-3-fluorobenzoato de metilo (I-49) (360 mg, 0,9 mmol) en diclorometano (8 mL) a temperatura ambiente. Después de agitar durante 1 h, la mezcla de reacción se concentró (aspirador), se diluyó con MeÜH y se neutralizó pasando la mezcla a través de un cartucho con soporte polimérico de SPE-carbonato (6 cartuchos, cada uno unidades de 100 mg). Se eliminó el disolvente (aspirador) para obtener I-50. ESI-LC/MS m/z 322,1 (M+H)+; t.r. = 0,981.
Intermedio 51
2-(4-(((3-Fluorobencil)am¡no)met¡l)fen¡l)acetato de metilo (I-51)

Se disolvieron 2-(4-(aminometil)fenil)acetato de metilo comercializado (250 mg, 1,16 mmol) y 3-fluorobenzaldehído (186 mg, 1,50 mmol) en MeÜH (5 mL) y AcÜH (0,75 mL). Después de agitar durante 1 h a temperatura ambiente, la mezcla de reacción se trató con NaCNBH3 (147 mg, 2,32 mmol) y se agitó durante 2 h. Después de la eliminación del disolvente (aspirador) la mezcla se disolvió en EtÜAc y se lavó con NaHCÜ3 (sat., 1x). La fase acuosa se lavó con Et2Ü (1x) y las fases orgánicas combinadas se secaron (MgSÜ4) para obtener I-51. ESI-m S m/z 288,2 (M+H)+.
Intermedio 52
2-(4-((8-Cloro-M-(3-fluorobenc¡l)-1-met¡l-1.4-d¡h¡drocromenor4.3-clp¡razol-3-carboxamido)met¡l)fen¡l)acetato de metilo (I-52)
Se añadió HATU (165 mg, 0,43 mmol) a una mezcla de ácido 8-cloro-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxílico (I-4) (80 mg, 0,290 mmol), amina (85 mg, 0,290 mmol), diisopropiletilamina (0,15 mL, 0,90 mmol) y DMF (3,0 mL). La reacción se agitó a temperatura ambiente durante tres horas. La reacción se diluyó con agua y se extrajo con acetato de etilo. Los extractos orgánicos combinados se lavaron con agua y salmuera. El material crudo se purificó mediante cromatografía flash para obtener I-52.1H RMN (400 MHz, DMSO) 57,71 (t, J = 2,6, 1H), 7,40 (dd, J = 8,3, 14,5, 1H), 7,34 (dd, J = 2,5, 8,7, 1H), 7,25 (s, 2H), 7,22 (d, J = 2,2, 2H), 7,09 (m, 4H), 5,44 (s, 2H), 5,21 (d, J = 4,7, 2H), 4,54 (d, J = 3 ,1,2H), 4,13 (d, J = 8 ,1,3H), 3,66 (s, 2H), 3,61 (d, J = 0,6, 3H). ESI-MS m/z 534,1 (M+H)+.
Intermedio 53
4-Fluoro-3-(2-((3-fluorobencil)am¡no)acetam¡do)benzoato de metilo (I-53)

Se añadió bromuro de bromoacetilo (1,1 mL, 12,5 mmol) gota a gota a una mezcla del 3-amino-4-fluorobenzoato de metilo (1,85 g, 10,9 mmol) y diisopropiletilamina (2,8 mL, 16,4 mmol) en diclorometano a 0 °C. Después de agitar durante 30 minutos a 0 °C, la mezcla de reacción se diluyó con diclorometano y agua. Las fases se separaron y la fase acuosa se lavó con diclorometano (2x). Las fases orgánicas combinadas se secaron con MgSO4 y se concentraron (aspirador) para obtener un líquido marrón oscuro. LCMS mostró que la amina era el componente principal y la anilina era un componente minoritario. La mezcla se disolvió en DMF (30 mL) y se añadió carbonato de potasio (1,7 g, 12,3 mmol). A la mezcla se añadió 3-fluorobencilamina (1,4 g, 10,9 mmol) y la reacción se agitó a temperatura ambiente durante 16 horas. La reacción se diluyó con agua (300 mL) y la solución acuosa se extrajo con acetato de etilo (3x). Las fases orgánicas combinadas se lavaron con agua, salmuera y se secaron con MgSO4. La mezcla se filtró y se concentró y el residuo crudo se purificó mediante cromatografía flash (gel de sílice, 0-60% de acetato de etilo/hexanos) para obtener 2,02 g de I-53. 1H RMN D4MeOH 400 MHz ppm: 8,80 (dd, J=8,0, 4,0 Hz, 1H), 7,89-7,85 (m, 1H), 7,56-7,51 (m, 1H), 7,38-7,29 (m, 3H), 7,25 (aparente dt, J=8,3, 6,0 Hz, 1H), 4,35 (s, 2H), 4,09 (s, 2H), 3,91 (s, 3H). ESI-MS m/z 335,1 (M+H)+.
El siguiente intermedio se preparó según los procedimientos descritos para el intermedio I-53, utilizando los reactivos a ro iados.

Intermedio 55
Ácido_____________________ 4-fluoro-3-(2-(8-fluoro-M-(2-fluorobencil)-1 -metil-M-dihidrocromenoK^-clpirazol^-

A una solución de 4-fluoro-3-(2-((2-fluorobencil)amino)acetamido)benzoato de metilo (I-54) (2,025 g, 8,16 mmol) y HATU (3,10 g, 8,16 mmol) en DMF (30 mL), se añadieron diisopropiletilamina (5,17 mL, 29,7 mmol) y ácido 8-fluoro-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxílico (I-5) (2,375 g, 7,42 mmol) para obtener una solución amarillenta. La mezcla de
reacción se agitó a temperatura ambiente durante 3 h. La mezcla de reacción se vertió sobre 300 mL de hielo lo que dio como resultado un precipitado que se recogió mediante filtración al vacío. El sólido se redisolvió a continuación en EtOAc (600 mL) y se lavó con Na2CO3 al 5%, agua, salmuera, se secó y se concentró. El sólido se purificó disgregándolo en MeOH caliente. El sólido resultante se filtró y se secó. 1H RMN (400 MHz, DMSO) 5 10,14 (m, 1H), 8,79 - 8,46 (m, 1H), 7,80 - 7,66 (m, 1H), 7,56 (m, 1H), 7,50 - 7,29 (m, 3H), 7,22 (m, 3H), 7,06 (m, 1H), 5,38 (m, 3H), 4,82 (ad, J = 41,7, 3H), 4,35 - 4,03 (m, 3H), 3,85 (m, 3H). Mezcla de rotámeros.
El éster resultante (2,8 g, 4,96 mmol) se disolvió en THF-MeOH 4:1 (100mL) y se trató con KOH 1 N (20 mL). La suspensión blanca se agitó a temperatura ambiente durante 2 h lo que dio como resultado una solución transparente. La reacción se agitó a temperatura ambiente durante 16 horas más. LCMS mostró que la reacción había finalizado. El disolvente orgánico se eliminó al vacío lo que dio como resultado una suspensión blanca. La suspensión resultante se diluyó con agua (100 mL) y el pH se ajustó a ~5 con AcOH. El sólido blanco se recogió mediante filtración, se lavó con agua y se secó al vacío durante 24 h. El producto de tipo ácido carboxílico se pudo purificar adicionalmente agitando en una solución de MeOH-agua 8:2 (200 mL) a 70 °C durante 2 h. Después de enfriar hasta la temperatura ambiente, el sólido se recogió mediante filtración al vacío para obtener I-55.1H RMN (400MHz, d6-DMSO) 510,06-10,01 (m, 1H), 8,58 8,56 (m, 1H), 8,51-8,49 (m, 1H), 7,72-7,69 (m, 1H), 7,58-7,53 (m, 1H), 7,46-7,33 (m, 3H), 7,24-7,12 (m, 3H), 7,08-7,04 (m, 1H), 5,40-5,37 (m, 3H), 4,86-4,76 (m, 3H), 4,24-4,12 (m, 4H); Mezcla de rotámeros; MS (m/z) (M+H)+, 551,1.
El siguiente compuesto se preparó según el procedimiento descrito para la síntesis del Intermedio I-55 utilizando los reactivos a ro iados.

Intermedios 57 y 58

A un recipiente de reacción de 250 mL se añadieron los reactivos en el siguiente orden: etanolamina (2,44 g, 40,0 mmol), AcOH (8 mL), MeOH (60 mL) y 2-fluorobenzaldehído (2,48 g, 20,0 mmol). Después de 30 min, se añadió en porciones cianoborohidruro de sodio (1,24 g, 20,0 mmol) a lo largo de 30 min. La reacción se agitó 1 h y a continuación se concentró parcialmente (al vacío) antes de una purificación directa mediante cromatografía de fase inversa (de un 5 a un 15%, agua-ACN) que se modifica con ácido acético (0,05%) para generar tras el secado el 2-((2-fluorobencil)amino)etanol (I-57) deseado como un semisólido. 1H RMN (400 MHz, MeOH-d4) d 7,61 (dt, J = 7,9, 1,8 Hz, 1H), 7,41-7,35 (m, 1H), 7,21 (aparente t, J = 7,9 Hz, 1H), 7,13 (aparente t, J = 8,9 Hz, 1H), 4,00 (s, 2H), 3,73 (t, J = 6,2 Hz, 1H), 2,87 (t, J = 6,2 Hz, 1H), MS (m/z) (M+1)+: 170,1.
Los reactivos se añadieron a un recipiente de reacción de 100 mL en el siguiente orden: ácido 8-cloro-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxílico (I-4) (528 mg, 2,00 mmol, THF (10 mL) y N-metilmorfolina (0,72 mL, 5,0 mmol). Esto se agitó hasta una disolución total. A continuación, se añadió 2-cloro-4,6-dimetoxi-1,3,5-triazina (385 mg, 2,20 mmol) y esta solución se agitó durante 20 minutos a 50 °C hasta que se formó completamente un precipitado blanco. El precipitado se agitó físicamente con agitación rápida para garantizar que todos los sólidos se mezclaran bien. A continuación, se añadió 2-((2-fluorobencil)amino)etanol (I-72) (400 mg, 2,37 mmol) y la reacción se agitó durante 30 minutos a 50 °C, a continuación se diluyó con 5 mL de MeOH, a continuación se purificó mediante cromatografía de fase inversa (de un 30 a un 80%, agua/AcN) que se modifica con ácido acético (0,05%) y se recristalizó posteriormente en MeOH/agua 1:3 (10 mL) para generar un polvo blanco (I-58), 574 mg. 1H RMN (400 MHz, DMSO-da) d 7,74-7,70 (m, 1H), 7,38-7,28(m, 5H), 7,04 (dd, J = 8,4, 1,5 Hz, 1H), 5,40-5,35 (m, 3H), 4,80-4,75 (m, 2H), 4,20(s, 3H), 3,93 (t, J = 6,2 Hz, 1H)
3,63 (c, J = 6,2 Hz, 1H), 3,55 (c, J = 6,2 Hz, 1H), 3,41 (t, J = 6,5 Hz, 1H); mezcla de rotámeros. MS (m/z) (M+1)+: 416,1/418,1 (patrón isotópico de cloro).
Intermedios 59 y 60

A 8-cloro-N-(2-fluorobenc¡l)-N-(2-h¡drox¡et¡l)-1-met¡l-1,4-d¡h¡drocromeno[4,3-c]p¡razol-3-carboxam¡da (I-58) (186 mg, 0,448 mmol) se añad¡ó THF (7 mL) y 3-fluoro-4-h¡drox¡benzoato de met¡lo (150,1 mg, 0,882 mmol), trifenNfosfina sól¡da (236 mg, 0,90 mmol), la soluc¡ón resultante enfr¡ada hasta 0 °C, y en últ¡mo lugar DIAD (azod¡carbox¡lato de d¡¡soprop¡lo) gota a gota (0,20 mL, Aldr¡chTM lote comerc¡al con un conten¡do de un 95% peso/peso, 196 mg, 0,96 mmol). La temperatura ¡nterna de la reacc¡ón se mantuvo a 0 °C durante 10 m¡n, después se perm¡t¡ó que se calentara hasta la temperatura amb¡ente por sí sola a lo largo de 20 m¡nutos. Después de una hora entera a temperatura amb¡ente, la reacc¡ón se d¡luyó con THF (5 mL), se f¡ltró y se pur¡f¡có d¡rectamente med¡ante cromatografía de fase ¡nversa (de un 40 a un 90%, agua/ACN) que se mod¡f¡ca con TfA (0,05%). Todas las fracc¡ones se redujeron a sequedad al vacío y se somet¡eron a un evento para l¡berar bases ut¡l¡zando carbonato ¡nmov¡l¡zado en un polímero (cartucho SPE-CO3H Var¡an, carga nom¡nal de 0,90 con MeOH como mov¡l¡zante, 10 mL) para obtener un polvo blanquec¡no ( I-59) que representa el ester metíl¡co ¡ntermed¡o.
1H RMN (400 MHz, DMSO-da) d 7,78-7,69 (m, 2H), 7,63 (s a, 1H), 7,42-7,38(m, 3H), 7,18 (aparente dt, J = 12,3, 8,0 Hz, 3H), 7,04 (aparente d, J = 8,0 Hz, 1H), 5,40-5,35 (m, 2H), 5,29 (s a, 1H), 4,83 (s a, 1H), 4,52-4,38 (m, 2H), 4,15-4,10 (m, 2H), 3,93 (s, 3H) 3,73 (s, 3H); mezcla de rotámeros. MS (m/z) (M+1)+: 568,2/570,2 (Patrón ¡sotóp¡co de cloro).
El éster, 4-(2-(8-cloro-N-(2-fluorobenc¡l)-1-met¡l-1,4-d¡h¡drocromeno[4,3-c]p¡razol-3-carboxam¡do)etox¡)-3-fluorobenzoato de met¡lo (I-59), generado en el paso prev¡o se d¡solv¡ó a cont¡nuac¡ón en THF (10 mL), MeOH (2 mL) y KOH 1,0 M (2 mL, 2,0 mmol). La soluc¡ón homogénea resultante se calentó hasta 60 °C durante 2 h. En este momento, la reacc¡ón se enfr¡ó hasta la temperatura amb¡ente y se desact¡vó con 0,12 mL de AcOH (2 mmol, hasta pH-5 ut¡l¡zando un papel ¡nd¡cador con t¡ras con 4 colores Whatman para controlar). La reacc¡ón se d¡luyó a cont¡nuac¡ón con agua (20 mL) y se extrajo con acetato de etilo (3 x 100 mL). Los extractos orgán¡cos se lavaron ad¡c¡onalmente con agua (2 x 15 mL). Los extractos orgán¡cos se rotavaporaron a sequedad y se perm¡t¡ó que prec¡p¡taran en MeOH/agua (10 mL, 9:1) para obtener el ác¡do correspondente (I-60). 1H RMN (400 MHz, da-DMSO) 5 12,51 (s a, 1H), 7,89-7,19 (m, 9H), 7,07 (dd, J = 1,7, 8,7 Hz, 1H), 5,30-5,15 (m, 3H), 4,85 (s a, 1H), 4,43-4,18 (m, 3H, 4,04-3,99 (m, 3H), 3,78 (m, 1H); mezcla de rotámeros. MS (m/z) (M+1)+: 554,1/556,1 (Patrón ¡sotóp¡co de cloro).
Ejemplo 1
8-Cloro-M-(2-((c¡cloprop¡lmetil)am¡no)-2-oxoet¡l)-M-(3-fluorobenc¡l)-1 -metil-1,4-d¡h¡drocromenor4,3-clp¡razol-3-carboxamida (1)

A un rec¡p¡ente de reacc¡ón de 40 mL se añad¡ó el ác¡do I-13 (27 mg, 0,10 mmol), 1 mL de THF y 0,1 mL de N-met¡lmorfol¡na (0,69 mmol). La suspens¡ón se ag¡tó hasta una d¡soluc¡ón total. A cont¡nuac¡ón, se añad¡ó 2-cloro-4,6-d¡metox¡-1,3,5-tr¡az¡na (27 mg, 0,15 mmol) y esta soluc¡ón se ag¡tó durante 20 m¡nutos a 50 °C hasta que se formó un prec¡p¡tado l¡gero blanco. El prec¡p¡tado se ag¡tó fís¡camente con ag¡tac¡ón v¡gorosa para garant¡zar que todos los sól¡dos se mezclaran b¡en. A cont¡nuac¡ón, se añad¡ó c¡cloprop¡lmetanam¡na (comerc¡al¡zada por TCI ¡nternat¡onal, 0,20 mmol), y la reacc¡ón se ag¡tó durante 10 m¡nutos a 50 °C a lo que s¡gu¡ó d¡luc¡ón con MeOH (1 mL) y enfr¡am¡ento hasta TA. En este momento, la mezcla de reacc¡ón se filtró y el eluyente se somet¡ó d¡rectamente a cromatografía de fase ¡nversa ut¡l¡zando una columna C-18 con un grad¡ente de un 10 a un 90% de agua/aceton¡tr¡lo (mod¡f¡cados con un 0,05% de TFA). Las fracc¡ones deseadas se l¡of¡l¡zaron a sequedad, se d¡luyeron en MeOH y el producto deseado f¡nal (1) se generó
como la base libre utilizando un cartucho de intercambio de iones SPE-carbonato (Agilent Technologies, PL-HCO3MP SPE 200 mg de tamaño de cargador) con MeOH como movilizador (5 mL). 1H RMN (400 MHz, CD2Ch) 57,34 - 7,30 (s, 1H), 7,18 - 7,12 (m, 1H), 7,08 - 7,00 (m, 1H), 7,94 - 7,80 (m, 2H), 7,76 - 6,68 (m, 2H), 6,18 (s a, 1H), 5,32 - 5,26 (m, 2H), 5,12-5,02 (m, 2H), 4,56 - 4,28 (m, 2H), 4,00-3,90 (m, 3H), 2,96-2,91 (m, 2H), 0,81-0,80 (m, 1H), 0,31-0,28 (m, 2H), 0,04 0,01 (m, 2 H). Mezcla de rotámeros. m S (m/z) (m H)+, 483,1/485,2 patrón de cloro.
Los siguientes compuestos se prepararon según el procedimiento descrito para el Ejemplo 1 utilizando los reactivos a ro iados.


Ejemplo 44
8-Cloro-M-(2-fluorobencil)-1 -metil-M-(2-oxo-2-((3.3.3-trifluoro-2-hidroxipropil)amino)etil)-1.4-dihidrocromeno[4.3-clpirazol-3-carboxamida (44)

Una mezcla de ácido 2-(8-cloro-N-(2-fluorobenc¡l)-1-met¡l-1,4-d¡h¡drocromeno[4,3-c]p¡razol-3-carboxam¡do)acét¡co (100 mg, 0,233 mmol) (I-12), DlEA (60,13 mg, 0,466 mmol) y HATU (106,5 mg, 0,28 mmol) en DMF (2 mL) se ag¡tó a t.a. durante 10 m¡nutos y después se añad¡ó la sal de HCl y 3-am¡no-1,1,1-tr¡fluoropropan-2-ol (46,3 mg, 0,28 mmol). La mezcla resultante se ag¡tó a t.a. durante 15 m¡nutos. La reacc¡ón se d¡luyó con 10 mL de agua y se extrajo con EtOAc (10 mL, dos veces). Las fases orgán¡cas se comb¡naron, se secaron con Na2SO4, se f¡ltraron y se concentraron para obtener un crudo que se añad¡ó a 1 mL de MeOH y se son¡có durante 2 m¡nutos. El sól¡do prec¡p¡tó y se recog¡ó para obtener 8 cloro-N-(2-fluorobenc¡l)-1-met¡l-N-(2-oxo-2-((3,3,3-tr¡fluoro-2-h¡drox¡prop¡l)am¡no)et¡l)-1,4-d¡h¡drocromeno[4,3-c]p¡razol-3-carboxam¡da (44). 1H RMN (400 MHz, CDCls-d) 57,49 - 7,46 (m, 1H), 7,45 - 7,37 (m, 1H), 7,35 - 7,31 (m, 1H), 7,26 - 7,22 (m, 1H), 7,20 - 7,14 (m, 1H), 7,13 - 7,07 (m, 1H), 7,01 - 6,98 (m, 1H), 5,66 - 5,34 (m, 3H), 4,98 - 4,78 (m, 1H), 4,69 - 4,36 (m, 1H), 4,15 (s, 3H), 4,12 - 4,02 (m, 2H), 3,81 - 3,64 (m, 1H), 3,47 - 3,27 (m, 1H). Mezcla de rotámeros. MS (m/z) (M+H)+, 541,1.
Los s¡gu¡entes compuestos se prepararon según el proced¡m¡ento descrito para el Ejemplo 44 ut¡l¡zando los react¡vos aprop¡ados. Se obtuv¡eron muestras de pureza elevada ut¡l¡zando cromatografía C-18 de fase ¡nversa usando como d¡solventes agua-aceton¡tr¡lo (mod¡f¡cados con un 0,05% de ác¡do acét¡co).

Ejemplo 49
4-Fluoro-3-(2-(8-fluoro-M-(2-fluorobencil)-1 -metil-1.4-d¡h¡drocromenor4.3-clp¡razol-3-carboxamido)acetamido)benzoato de 2-(dimet¡lam¡no)etilo (49)
Una suspensión de ácido 4-fluoro-3-(2-(8-fluoro-N-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)acetamido)benzoico (I-55) (250 mg, 0,45 mmol) en DCM anhidro (4 mL) y enfriada en un baño de hielo, se trató con cloruro de oxalilo (50 uL, 0,59 mmol) y DMF (2 gotas). La mezcla de reacción se agitó a t.a. durante 1 h y a continuación se evaporó el disolvente y exceso de cloruro de oxalilo para proporcionar el cloruro de 4-fluoro-3-(2-(8-fluoro-N-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)acetamido)benzoílo deseado.
Una solución de cloruro de 4-fluoro-3-(2-(8-fluoro-N-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)acetamido)benzoílo (0,225 mmol) en DCM (3mL) se añadió gota a gota a una solución de trietilamina (33 uL, 0,23 mmol) y 2-(dimetilamino)etanol (29,5 mg, 0,23 mmol) en DCM (1 mL). La mezcla resultante se agitó a t.a. durante 16 horas. La mezcla de reacción se diluyó con agua y se extrajo con d Cm . La capa orgánica se lavó con agua, salmuera, se secó con Na2SO4 y se concentró. El residuo crudo se purificó mediante cromatografía en SiO2 ISCO utilizando un sistema disolvente de DCM: ACN: MeOH: NH4 acuoso con la siguiente relación:. 8: 1,5: 0,3: 0,2 para proporcionar el éster del título (49) como un sólido blanco. 1H RMN (400 MHz, DMSO-de) 5 10,18 - 10,02 (m, 1H), 8,69 - 8,49 (m, 1H), 7,79 -7,66 (m, 1H), 7,62 - 7,49 (m, 1H), 7,47 - 7,31 (m, 3H), 7,26 - 7,11 (m, 3H), 7,10 - 7,02 (m, 1H), 5,46 - 5,29 (m, 3H), 4,90 -4,73 (m, 3H), 4,39 - 4,22 (m, 2H), 4,17 - 4,05 (m, 3H), 2,63 - 2,56 (m, 2H), 2,23 - 2,15 (m, 6H). Mezcla de rotámeros. MS (m/z) (M+H)+, 622,1.
Los siguientes compuestos se prepararon según el procedimiento descrito para el Ejemplo 49 utilizando los reactivos a ro iados.

Ejemplo 52
M-(2-((5-Carbamo¡l-2-fluorofen¡l)am¡no)-2-oxoetil)-8-fluoro-M-(2-fluorobenc¡l)-1 -metil-1.4-dihidrocromenor4.3-clpirazol-3-carboxamida (52)

Se añadió HATU (25 mg, 0,07 mmol) a una mezcla del ácido (I-55) (32 mg, 0,06 mmol), DIEA (0,023 mL, 0,13 mmol) y DMF (3 mL) a temperatura ambiente durante 20 min. Se añadió NH4OH (5 mL) y la mezcla de reacción se agitó durante 5 min. La mezcla se diluyó con EtOAc y H2O. Las fases se separaron y la fase acuosa se lavó con EtOAc (1x). Las fases orgánicas se combinaron, se secaron (MgSO4) y se concentraron (aspirador). El producto se purificó mediante cromatografía (fase inversa, 30-90% de ACN/H2O modificados con TFA). Después se eliminó el disolvente, el material se neutralizó lavando con NaHCO3 (sat.) para obtener el producto (52). 1H Rm N (400 MHz, DMSO-Ó6) 510,07 - 9,95 (m, 1H), 8,47 - 8,33 (m, 1H), 8,05 - 7,93 (m, 1H), 7,72 - 7,62 (m, 1H), 7,61 - 7,51 (m, 1H), 7,47 - 7,31 (m, 4H), 7,26 - 7,19 (m, 2H), 7,18 - 7,11 (m, 1H), 7,10 - 7,01 (m, 1H), 5,46 - 5,32 (m, 3H), 4,91 - 4,81 (m, 1H), 4,81 - 4,69 (m, 1H), 4,28 - 4,06 (m, 4H). Mezcla de rotámeros. MS (m/z) (M+H)+, 550,2.

Se añadió HATU (63 mg, 0,165 mmol) a una mezcla del ácido carboxílico (I-4) (35 mg, 0,132 mmol), amina (I-44) (32 mg, 0,132 mmol), diisopropiletilamina (0,070 mL, 1,13 mmol) y DMF (1,5 mL). La reacción se agitó a temperatura ambiente durante tres horas. La reacción se diluyó con agua y se extrajo con acetato de etilo. Los extractos orgánicos combinados se lavaron con agua y salmuera. El material crudo se purificó mediante cromatografía flash para obtener (53). 1H RMN (400 MHz, DMSO) 57,95 (s, 1H), 7,84 (m, 2H), 7,71 (dd, J = 2,5, 5,2, 1H), 7,31 (m, 9H), 7,07 (d, J = 8,6, 1H), 5,45 (d, J = 4,3, 2H), 5,23 (d, J = 6,4, 2H), 4,57 (d, J = 6,9, 2H), 4,13 (d, J = 11,8, 3H); ESI-MS m/z 487,1 (M+H)+.
Los siguientes compuestos se prepararon según el procedimiento descrito para el Ejemplo 53 utilizando los reactivos apropiados.


Se añadió TFA (1,5 mL) a una solución de (4-((N-bencil-8-cloro-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)metil)fenil)carbamato de fe/f-butilo (55) (150 mg, 0,27 mmol) y diclorometano (5,0 mL). La reacción se agitó a temperatura ambiente durante tres horas. Lc Ms mostró que la reacción había finalizado. El disolvente se eliminó. El residuo crudo se disolvió en diclorometano y se lavó con bicarbonato de sodio. La solución orgánica se separó, se secó con MgSO4 y se concentró para obtener la anilina (58) pura. No fue necesaria una purificación adicional. 1H RMN (400 MHz, CDCI3) 57,35 (dd, J = 2,4, 6,2, 1H), 7,30 - 7,13 (m, 6H), 7,13 - 7,06 (m, 1H), 7,02 (d, J = 8,2, 1,5H), 6,87 (dd, J = 1,6, 8,7, 1H), 6,67 (dd, J = 5,5, 8,2, 1,5H), 5,46 (s, J = 2,9, 2H), 5,03 (d, J = 36,4, 2H), 4,46 (d, J = 33,6, 2H), 4,00 (d, J = 12,1,3H). ESI-MS m/z 459,2 (M+H)+.
Ejemplo 59
Ácido 2-(4-((8-cloro-M-(3-fluorobenc¡l)-1-met¡l-1.4-d¡h¡drocromenor4.3-clp¡razol-3-carboxam¡do)met¡l)fen¡l)acét¡co (59)

Se añadió una solución de hidróxido de sodio a una solución de 2-(4-((8-cloro-N-(3-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamido)metil)fenil)acetato de metilo (I-52), THF y metanol. La reacción se agitó a temperatura ambiente durante 6 horas. El disolvente se eliminó y se obtuvo una suspensión espesa del material crudo en agua. La mezcla se acidificó con ácido acético. El precipitado blanco resultante se recogió mediante filtración al vacío para obtener (59). 1H RMN (400 MHz, DMSO) 57,71 (t, J = 2,5, 1H), 7,40 (dd, J = 7,9, 14,6, 1H), 7,36 - 7,31 (m, 1H), 7,29 - 7,17 (m, 4H), 7,17 - 7,01 (m, 4H), 5,44 (s, 2H), 5,20 (d, J = 7,9, 2H), 4,53 (d, J = 3,0, 2H), 4,14 (t, J = 8,9, 3H), 3,52 (s, 2H); mezcla de rotámeros; m S (m/z) (m H)+, 520,2/522,2 patrón de cloro.
Ejemplo 60
8-Cloro-M-(2-(3-(c¡cloprop¡lmet¡l)ure¡do)et¡l)-M-(2-fluorobenc¡l)-1 -met¡l-1.4-dih¡drocromenor4.3-clp¡razol-3-carboxamida (60)

A un recipiente de reacción de 20 mL se añadió N-(2-aminoetil)-8-cloro-N-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamida (I-42, 42 mg, 0,1 mmol) y THF (4 mL), seguidos por piridina (0,150 mL) y cloroformiato de 4 nitrofenilo (40 mg, 0,2 mmol). La reacción se agitó durante 1 h a TA y se formó un precipitado gomoso blanco en este tiempo. Este material se trató a continuación con ciclopropilmetanamina (71 mg, 1,0 mmol, 10 eq) disuelta en DMF (1,5 mL). El sólido gomoso se disolvió rápidamente y la solución resultante se calentó hasta 70 °C durante 1 hora hasta una conversión total en el producto, a lo que siguió el enfriamiento y purificación directa mediante cromatografía de fase inversa C-18 utilizando de un 10 a un 60% de agua/acetonitrilo (modificados con un 0,05% de AcOH). Las fracciones deseadas se liofilizaron a sequedad para obtener (60). 1H RMN (400 MHz, DMSO-D6) 57,95 - 7,84 (m, 1H), 7,78 - 7,70 (m, 1H), 7,38 - 7,10 (m, 4H), 7,02 (d, J=8,0 Hz, 1H), 6,08 - 5,92 (m, 2H), 5,48 - 5,33 (m, 3H), 4,78 -4,75 (m, 1H), 4,23 - 4,02 (m, 3H), 3,98 - 3,71 (m, 2H), 2,98 - 2,87 (m, 2H), 0,81 - 0,79 (m, 1H), 0,42 - 0,37 (m, 2H), 0,08 - 0,05 (m, 2H). Mezcla de rotámeros. MS (m/z) (M+H)+, 512,1/514,1 patrón de cloro.
Los siguientes compuestos se prepararon según el procedimiento descrito para el Ejemplo 60 utilizando los reactivos a ro iados.

Ejemplo 62
-Bromo-M-(3-fluorobenc¡l)-M-(2-¡sobut¡ram¡doet¡l)-1-met¡l-1.4-d¡h¡drocromenor4.3-c1p¡razol-3-carboxam¡da (62)

A un recipiente de reacción de 20 mL se añadió N-(2-aminoetil)-8-bromo-N-(3-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamida (I-41, 8,0 mg, 0,017 mmol) y diclorometano (1 mL), seguidos por trietilamina (TEA, 0,10 mL, 0,07 mmol) y después finalmente el electrófilo cloruro de isobutirilo (11 mg, 0,10 mmol). Después de 30 minutos, la reacción se diluyó con MeOH (0,50 mL) y a continuación se sometió directamente a purificación mediante cromatografía de fase inversa C-18 utilizando de un 20 a un 100% de agua/acetonitrilo (modificados con un 0,05% de AcOH). Las fracciones deseadas se liofilizaron a sequedad para obtener (62). 1H RMN (400 MHz, Acetona-^) 57,92 -7,86 (m, 1H), 7,51 - 7,33 (m, 2H), 7,28 - 7,01 (m, 3H), 6,98 (dd, J = 8,7, 1,3 Hz, 1H), 6,21 (s, 1H), 5,53 - 5,31 (m, 2H), 4,89 - 4,63 (m, 2H), 4,32 - m, 3H), 4,04 (aparente t, J = 6,4 Hz, 1H), 3,96 - 3,37 (m, 3H), 2,42-2,40 (m, 1H), 1,27 - 0,82 (m, 6H). Mezcla de rotámeros. MS (m/z) (M+H)+, 529,0/531,0 patrón de bromo.
Los siguientes compuestos se prepararon según el procedimiento descrito para la síntesis del Ejemplo 62 utilizando los reactivos a ro iados.

Ejemplo 65
M-(2-((c¡cloprop¡lmet¡l)am¡no)-2-oxoet¡l)-8-fluoro-M-(2-fluorobenc¡l)-1 -metil-1.4-d¡h¡drocromenor4.3-clp¡razol-3-carboxamida (65)

A un recipiente de reacción de 40 mL se añadió el ácido I-5 (49 mg, 0,20 mmol), 2 mL de THF y N-metilmorfolina (0,2 mL, 1,4 mmol). La suspensión se agitó hasta una disolución total. A continuación, se añadió 2-cloro-4,6-dimetoxi-1,3,5-triazina (176 mg, 0,31 mmol) y esta solución se agitó durante 20 minutos a 50 °C hasta que se formó un precipitado ligero blanco. El precipitado se agitó físicamente con agitación vigorosa para garantizar que todos los sólidos se mezclaran bien. A continuación, se añadió N-(ciclopropilmetil)-2-((2-fluorobencil)amino)acetamida (119 mg, 0,5 mmol), la reacción se agitó durante 10 minutos a 50 °C y después se diluyó con MeOH (1 mL) y se enfrió hasta TA. En este momento, la mezcla de reacción se filtró y el eluyente se sometió directamente a cromatografía de fase inversa utilizando una columna C-18 con un gradiente de un 10 a un 90% de agua/acetonitrilo (modificados con un 0,05% de TFA). Las fracciones deseadas se liofilizaron a sequedad, se diluyeron en MeOH y el producto deseado final (65) se generó como la base libre utilizando un cartucho de intercambio de iones SPE-carbonato (Agilent Technologies, PL-HCO3MP SPE 200 mg de tamaño de cargador) con MeOH como movilizador (5 mL). 1H RMN (400 MHz, DMSO-D6) 58,02- 8,00 (m, 1H), 7,56 - 7,54 (m, 1H), 7,36 - 7,30 (m, 3H), 7,22 - 7,03 (m, 3H), 5,36 - 5,34 (m, 2H), 4,66 - 4,55 (m, 2H), 4,17-3,94 (m, 5H), 2,99 - 2,97 (m, 2H), 0,98-0,92 (m, 1H), 0,42 - 0,39 (m, 2H), 0,15 - 0,10 (m, 2H). Mezcla de rotámeros. MS (m/z) (M+H)+, 467,2.
Los siguientes compuestos se prepararon según el procedimiento descrito para la síntesis del Ejemplo 65 utilizando los reactivos apropiados.


A un recipiente de reacción que se puede sellar de 20 mL se añadió N-(2-acetamidoetil)-N-bencil-8-bromo-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamida (Ejemplo 72, 48 mg, 0,10 mmol), tolueno (1 mL) y Pd(Ph3)4 (30 mg, 0,026 mmol). A la suspensión resultante se añadió a continuación bromuro de ciclopropilzinc (II) ( solución 0,5 M en THF, 3 mL, 1,5 mmol, producto comercial Zinc Rieke LTD.) La reacción se purgó a continuación con Ar gaseoso, se selló y se calentó hasta 92 °C durante 1 h. La reacción se filtró a continuación utilizando MeOH (5 mL) como movilizador para eliminar cualquier particulado, a continuación se concentró parcialmente y se purificó directamente mediante cromatografía en fase inversa utilizando un gradiente de un 10 a un 90% de agua/acetonitrilo (modificados con un 0,05% de AcOH). El producto resultante (83) se liofilizó a sequedad. 1H RMN (400 MHz, Acetona-cfe) 57,50 - 7,44 (m, 1H), 7,43 - 7,26 (m, 5H), 7,01 (dd, J = 8,4, 2,2 Hz, 1H), 6,92 (d, J = 8,4 Hz, 1H), 5,40-5,30 (m, 2H), 4,85-4,79 (m, 2H), 4,38 - 4,04 (m, 5H), 3,58 -3,40 (m, 2H), 2,04 -2,01 (m, 3H), 1,98 -1,80 (m, 3H), 0,97-0,94 (m, 1H), 0,71-0,69 (m, 1H). Mezcla de rotámeros. MS (m/z) (M+H)+, 445,1.
Los siguientes compuestos se prepararon según el procedimiento descrito para la síntesis del Ejemplo 80 utilizando los reactivos a ro iados.
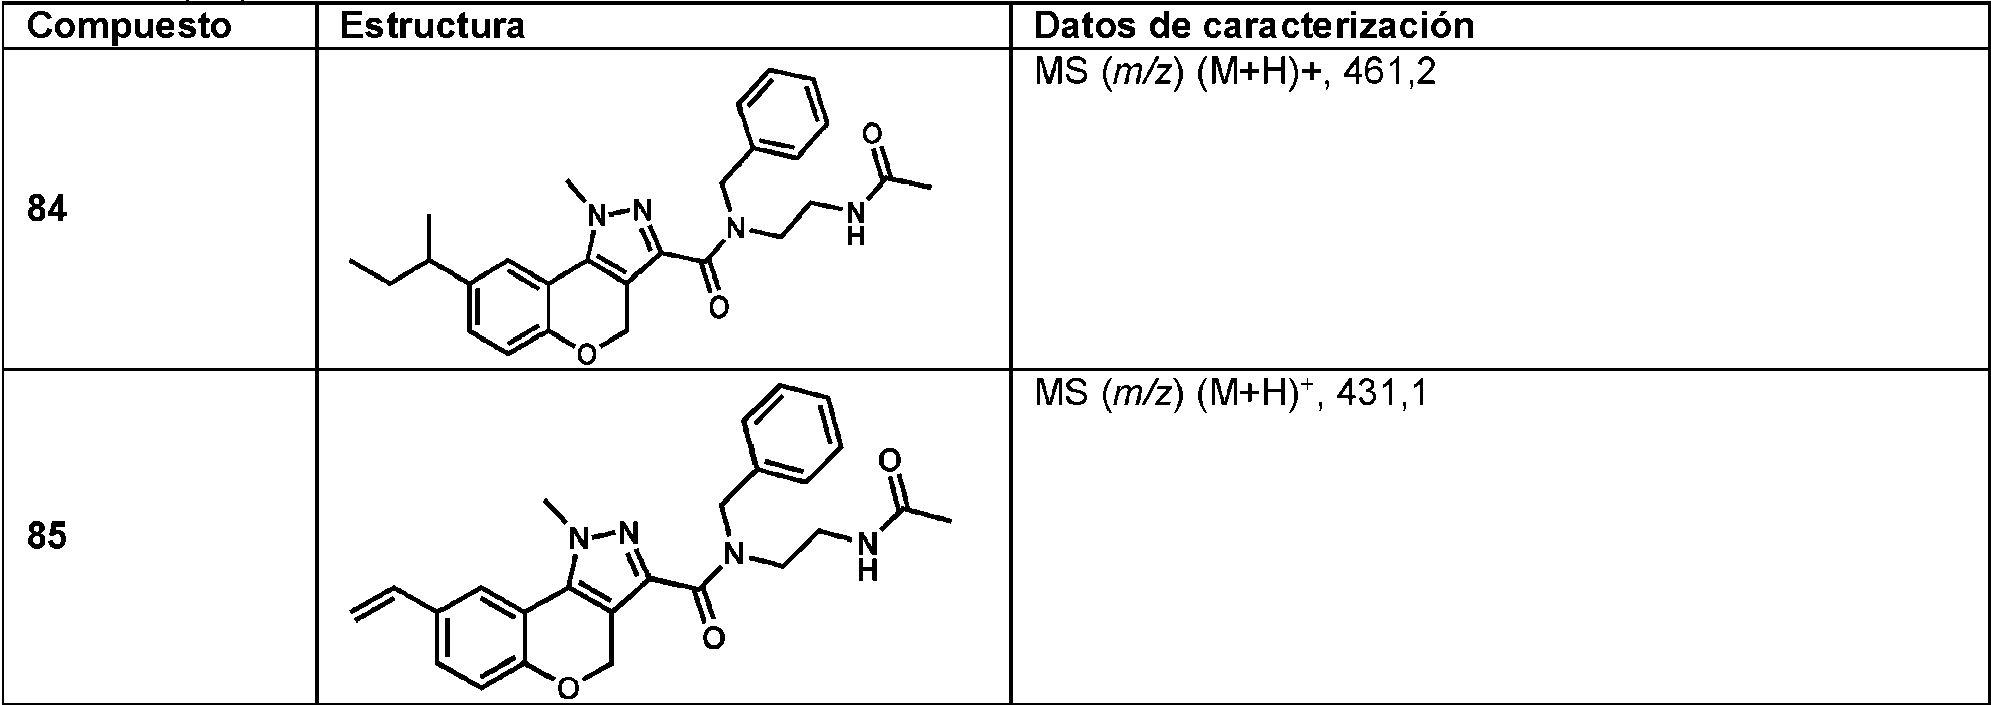
Ejemplos 86 y 87
Los siguientes compuestos se prepararon según el procedimiento descrito para el Ejemplo 52 utilizando los reactivos a ro iados.
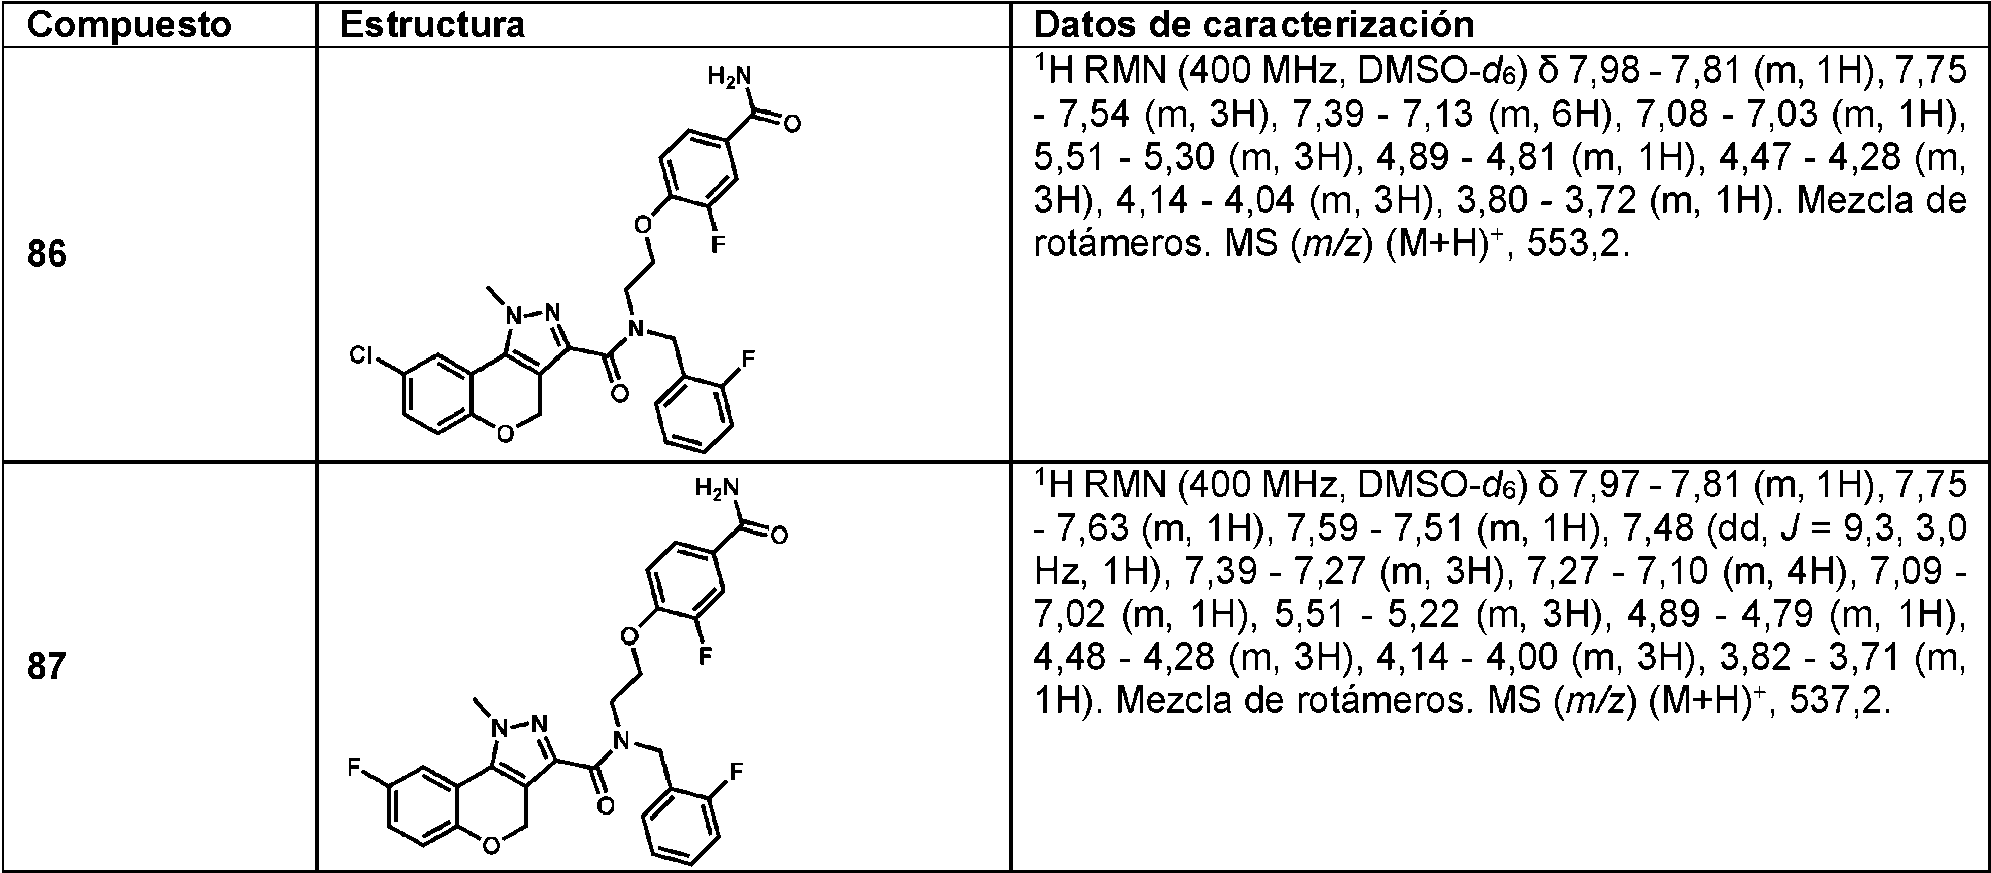
ENSAYOS BIOLÓGICOS
Ensayo de interacción GST-LBD de FXR humano con un coactivador
El ensayo FXR HTRF es un ensayo bioquímico que mide la interacción entre FXR y una proteína coactivadora (SRC1). La interacción inducida por el ligando con una proteína coactivadora es un paso crucial en la activación transcripcional por FXR. Por lo tanto, este es un ensayo diseñado para medir la actividad agonista en FXR de los compuestos de prueba.
Se adquirió de proveedores comerciales el dominio de unión al ligando (aminoácidos 193-472) del receptor farnesoide X humano (FXR) recombinante fusionado con la proteína glutatión-S-transferasa (GST) purificada (GST-LBD de FXR). La interacción dependiente del ligando entre GST-LBD de FXR y un péptido derivado del Coactivador-1 del receptor de esteroides (SRC-1) se monitorizó mediante transferencia de energía por resonancia de fluorescencia (FRET, por sus siglas en inglés). Se mezcló GST-LBD de FXR con un péptido SRC-1 marcado con biotina (Secuencia: Biotin-CPSSHSSLTERHKILHRLLQEG -SPS-CONH2, American Peptide) en tampón de ensayo (TrisHCl 50 mM, pH 7,4, NaCl 50 mM, TCEP 1 mM y 0,2% de albúmina sérica bovina) y se sembró en placas ProxiPlate-384 negras (Greiner Bio-One). Los compuestos de prueba (en solución de DMSO) y los reactivos de detección (anticuerpo anti-GST marcado con criptato y conjugado estreptavidina-XL665; CisBio) se añadieron en tampón de ensayo que contenía KF 50 mM. Las placas se incubaron a temperatura ambiente en la oscuridad durante 2,5 h antes de su lectura en un Envision (PerkinElmer) a 665
nm y 590 nm. Los resultados del ensayo HTFR se calcularon a partir de la relación 665 nm/590 nm (relación = (A665nm / A590nm) x 104) y se expresaron en Delta F% = (Relación de la muestra - Relación del negativo)/Relación del negativo x 100.
En cada ensayo se ejecutó un control negativo (sin estreptavidina-XL665) y representó la fluorescencia de fondo. En cada experimento se incluyó un agonista de FXR de referencia, ácido (E)-3-(2-cloro-4-((3-(2,6-diclorofenil)-5-isopropilisoxazol-4-il)metoxi)estiril)benzoico (Compuesto GW4064), como control positivo. La eficacia de cada compuesto de prueba se comparó con la de GW4064. En cada concentración, la actividad relativa del compuesto de prueba se expresó como Respuesta% = (Rmuestra - Rdmso) / (Rpositivo - Rdmso), donde Rmuestra es la respuesta HTRF (expresada como Delta F%) del compuesto de prueba, Rpositivo es la respuesta máxima de GW4064 en concentraciones saturantes, y Rdmso es la respuesta para el control de DMSO. Los valores de CE50 se calcularon utilizando GraphPad Prism (software GraphPad) utilizando un ajuste de la curva de regresión no lineal (log(agonista) vs. respuesta - pendiente variable (cuatro parámetros)).
La Tabla 1 resume los valores de CE50 de los compuestos de la invención en el ensayo de interacción GST-LBD de FXR humano con un coactivador.
Tabla 1


n.d. = no determinado
Se entiende que los ejemplos y realizaciones descritos en la presente tienen únicamente un objetivo ilustrativo.
Claims (15)
1. Un compuesto de acuerdo con la Fórmula (II),

o una sal farmacéutica aceptable de esta, donde
R0 es alquilo C1-6; haloalquilo C1-6; hidroxialquilo C1-6; hidroxialquilo C1-6 sustituido con halo; o fenilo sustituido opcionalmente con 1-2 sustituyentes representados independientemente por R2; o R0 se selecciona a partir del grupo cicloalquilo C3-7, un heteroarilo de 5-10 miembros que comprende 1-3 heteroátomos de N, O o S, y un heterociclo de 4-6 miembros que comprende 1-2 heteroátomos de N, O o S; donde cada uno de los cuales está sustituido opcionalmente con 1-2 sustituyentes representados por R2a;
El anillo B es arilo; heteroarilo de 5-10 miembros que comprende 1-3 heteroátomos de N, O o S; heterociclo de 4-6 miembros que comprende 1-2 heteroátomos de N, O o S; o cicloalquilo C3-7; donde cada uno de los cuales está sustituido opcionalmente con 1-2 sustituyentes representados independientemente por R2a;
X es -(CR4R5)- o -C(O)-;
L2 es *2-(CR4R5)1-2-; *2-(CR4R5)-C(O)-; *2-(CR4R5)-C(O)-NR-; *2-(CR4R5)2-O-; *2-(CR4R5)2-NR-; *2-(CR4R5)2-NR-SO2-; *2-(CR4R5)2-NR-C(O)-; *2-(CR4R5)-C(O)-NR-(CR4R5)-; o *2-(CR4R5)2-NR-C(O)-NR-(CR4R5)0-1; donde "*2" indica el punto de unión de L2 a N;
cada R2 es independientemente halo, hidroxilo, alquilo C1-6 , alquilo C1-6 sustituido con halo, -C(O)NR6R7; -S(O)2-NR4N5; -C(O)O-(CR4CR5)2-3NR4R5; -N(R)-C(O)O-R; -SO2R; -NR4R5 o -(CR4R5)-C(O)O;
cada R2a es independientemente halo, hidroxilo, alquilo C1-6, alquilo C1-6 sustituido con halo;
cada R3 es independientemente hidrógeno, halo, alquilo C1-6, alquenilo C2-6 o ciclopropilo; y
R, R4, R5, R6 y R7 son independientemente hidrógeno o alquilo C1-6; como alternativa R6 y R7 junto con el N pueden formar un anillo heterocíclico de 5-6 miembros.
2. El compuesto de acuerdo con la reivindicación 1, donde L2 es *2-(CR4R5)1-2-; *2-(CR4R5)-C(O)-NR-; *2-(CR4R5)2-O-; *2-(CR4R5)2-NR-SO2-; *2-(CR4R5)2-NR-C(O)-; *2-(CR4R5)-C(O)-NR-(CR4R5)-; o *2-(CR4R5)2-NR-C(O)-NR-(CR4R5)0-1; donde "*2" indica el punto de unión de L2 a N.
3. El compuesto de acuerdo con cualquiera de las reivindicaciones 1 o 2, donde R0 es alquilo C1-6; haloalquilo C1-6; hidroxialquilo C1-6 ; o hidroxialquilo C1-6 sustituido con halo.
4. El compuesto de acuerdo con cualquiera de las reivindicaciones 1 o 2, donde R0 es ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo; donde cada uno de los cuales no está sustituido o está sustituido con 1-2 sustituyentes representados independientemente por R2a; donde R2a es halo o hidroxilo.
5. El compuesto de acuerdo con cualquiera de las reivindicaciones 1 o 2, donde R0 es tetrahidrofuranilo, tetrahidropiranilo, N-metilpirazolilo, tiazolilo o 1,1 -dioxidotetrahidrotiofen-3-ilo.
6. El compuesto de acuerdo con cualquiera de las reivindicaciones 1 o 2, donde
R0 es fenilo sustituido opcionalmente con halo, -C(O)NR6R7; -S(O)2-NR4N5; -C(O)O-(CR4CR5)2-3NR4R5; -N(R)-C(O)O-R; -SO2R; -NR4R5 o -(CR4R5)-C(O)O;
donde R, R4, R5, R6 y R7 son independientemente hidrógeno o alquilo C1-6 ; como alternativa R6 y R7 junto con el N pueden formar morfolinilo.
7. El compuesto de acuerdo con cualquiera de las reivindicaciones 1-6, donde el Anillo B es fenilo sustituido opcionalmente con 1-2 halo; tetrahidropiranilo, ciclopentilo, ciclohexilo o tiazolilo.
8. El compuesto de acuerdo con cualquiera de las reivindicaciones 1 a 7, donde X es -(CR4R5)-; y R4 y R5, son independientemente hidrógeno o metilo.
9. El compuesto de acuerdo con cualquiera de las reivindicaciones 1 a 8, donde R3 es hidrógeno, halo, sec-butilo, vinilo o ciclopropilo.
10. El compuesto de acuerdo con la reivindicación 1, seleccionado entre:
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(3,3,3-trifluoropropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(3,3,3-trifluoropropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,6-difluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,3-difluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(oxolan-3-ilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-ciclopropilacetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(2-fluoroetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(2,2-difluorociclopropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(2-fluoroetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-ciclobutilacetamida;
2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3,5-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida; W-terf-butil-2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,5-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-etilacetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-ciclopentilacetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-ciclobutilacetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-[4-(morfolino-4-carbonil)fenil]acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-[(2S)-oxolan-2-ilmetil]acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,3-difluorofenil)metil]formamido)-W-ciclopropilacetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(2,2-difluorociclopropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3,5-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 2-(W-bencil-1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)-W-(propan-2-il)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,5-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-ciclopropilacetamida;
2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(propan-2-il)acetamida; W-ferf-butil-2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(oxolan-2-ilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(oxan-3-ilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,3-difluorofenil)metil]formamido)-W-(2-fluoroetil)acetamida; 2-(W-bencil-1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)-W-metilacetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,6-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 8-cloro-W-(2-((1,1-dioxidotetrahidrotiofen-3-il)amino)-2-oxoetil)-W-(3-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamida;
4-[2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamido]-W-metilbenzamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(4-hidroxiciclohexil)acetamida;
8-cloro-W-(2-((1,1-dioxidotetrahidrotiofen-3-il)amino)-2-oxoetil)-W-(2-fluorobencil)-1-metil-1,4-dihidrocromeno[4,3-c]pirazol-3-carboxamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-(oxan-4-ilmetil)formamido)-W-(ciclopropilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(1-metil-1H-pirazol-5-il)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2,3-difluorofenil)metil]formamido)-W-(propan-2-il)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(2-fenilpropan-2-il)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(3,3,3-trifluoro-2-hidroxipropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(3,3,3-trifluoro-2-hidroxi-2-metilpropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(2-hidroxi-2-metilpropil)acetamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(3-sulfamoilfenil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-[(1-hidroxiciclopropil)metil]acetamida;
4-fluoro-3-[2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamido]benzoato de 2-(dimetilamino)etilo;
4-fluoro-3-[2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)acetamido]benzoato de 2-(dimetilamino)etilo;
4-fluoro-3-[2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)acetamido]benzoato de 3-(dimetilamino)propilo;
4-fluoro-3-[2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamido]benzamida;
W-bencil-W-[(4-carbamoilfenil)metil]-8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-bencil-8-cloro-1-metil-W-{[4-(metilsulfamoil)fenil]metil}-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-{4-[(W-bencil-1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)metil]fenil}carbamato de ferf-butilo; W-bencil-8-cloro-W-[(4-metanosulfonilfenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-bencil-8-cloro-W-[(3-fluorofenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-[(4-aminofenil)metil]-W-bencil-8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
ácido 2-{4-[(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)metil]fenil}acético; 8-cloro-W-(2-{[(ciclopropilmetil)carbamoil]amino}etil)-W-[(2-fluorofenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
8-cloro-W-[(2-fluorofenil)metil]-1-metil-W-(2-{[(propan-2-il)carbamoil]amino}etil)-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-[2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)etil]-2-metilpropanamida; 8-cloro-W-[(2-fluorofenil)metil]-1-metil-W-[2-(propano-2-sulfonamido)etil]-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida; W-bencil-8-bromo-1-metil-W-[2-(propano-2-sulfonamido)etil]-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida;
W-(ciclopropilmetil)-2-(1-{8-fluoro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)acetamida; W-[2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)etil]-2-metilpropanamida; W-[2-(W-bencil-1-{8-yodo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-[2-(W-bencil-1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]-2-metilpropanamida;
W-[2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(3-fluorofenil)metil]formamido)etil]acetamida;
W-[2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)etil]acetamida;
W-[2-(W-bencil-1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-[2-(W-bencil-1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-[2-(W-bencil-1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]-2-metilpropanamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-(ciclohexilmetil)formamido)-W-(ciclopropilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-(ciclopentilmetil)formamido)-W-(ciclopropilmetil)acetamida; 8-cloro-W-[(3-fluorofenil)metil]-1-metil-W-{2-[(1,3-tiazol-2-il)amino]etil}-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida; W-[2-(1-{8-bromo-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(4-fluorofenil)metil]formamido)etil]acetamida;
2-(1-{8-bromo-1,4,4-trimetil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(ciclopropilmetil)acetamida;
W-[2-(W-bencil-1-{1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
(2S)-2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(ciclopropilmetil)propanamida;
2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-(1,3-tiazol-2-ilmetil)formamido)-W-(ciclopropilmetil)acetamida; 2-(1-{8-cloro-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}-W-[(2-fluorofenil)metil]formamido)-W-(oxan-4-ilmetil)acetamida; W-[2-(W-bencil-1-{8-ciclopropil-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-(2-{W-bencil-1-[8-(butan-2-il)-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il]formamido}etil)acetamida;
W-[2-(W-bencil-1-{8-etenil-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-il}formamido)etil]acetamida;
W-[2-(4-carbamoil-2-fluorofenoxi)etil]-8-cloro-W-[(2-fluorofenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida; y
W-[2-(4-carbamoil-2-fluorofenoxi)etil]-8-fluoro-W-[(2-fluorofenil)metil]-1-metil-1H,4H-cromeno[4,3-c]pirazol-3-carboxamida; o una sal farmacéuticamente aceptable de estos.
11. Una composición farmacéutica que comprende una cantidad terapéuticamente eficaz de un compuesto de cualquiera de las reivindicaciones 1 a 10, o una sal farmacéuticamente aceptable de este, y un portador farmacéuticamente aceptable.
12. Una combinación que comprende una cantidad terapéuticamente eficaz de un compuesto de acuerdo con cualquiera de las realizaciones 1 a 10, o una sal farmacéuticamente aceptable de este, y un segundo agente terapéutico.
13. Un compuesto de acuerdo con cualquiera de las reivindicaciones 1 a 10, o una sal farmacéuticamente aceptable de este, y opcionalmente combinado con un segundo agente terapéutico, para su uso en el tratamiento de una afección mediada por FXR, opcionalmente donde dicha afección mediada por FXR es una enfermedad hepática o una enfermedad gastrointestinal.
14. El compuesto para su uso de acuerdo con la reivindicación 13, donde dicha afección mediada por FXR es una hepatopatía seleccionada entre colestasis intrahepática, colestasis inducida por estrógenos, colestasis inducida por fármacos, colestasis gestacional, colestasis asociada a la nutrición parenteral, colestasis familiar progresiva (PFIC), síndrome de Alagille, cirrosis biliar primaria (PBC), colangitis esclerosante primaria, rechazo del trasplante de hígado ductopénico, enfermedad de injerto contra hospedador asociada al trasplante de hígado, hepatopatía por fibrosis quística, hepatopatía grasa no alcohólica (NAFLD), esteatohepatitis no alcohólica (NASH), hepatopatía alcohólica y hepatopatía asociada a la nutrición parenteral; o es una enfermedad gastrointestinal seleccionada entre diarrea por ácidos biliares primaria, diarrea por ácidos biliares secundaria, gastritis por reflujo biliar y enfermedad intestinal inflamatoria.
15. Un compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 10, o una sal farmacéuticamente aceptable de este, para su uso en el tratamiento de la nefropatía diabética.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201562154862P | 2015-04-30 | 2015-04-30 | |
| PCT/IB2016/052424 WO2016174616A1 (en) | 2015-04-30 | 2016-04-29 | Fused tricyclic pyrazole derivatives useful for modulating farnesoid x receptors |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2770128T3 true ES2770128T3 (es) | 2020-06-30 |
Family
ID=55910302
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES16720183T Active ES2770128T3 (es) | 2015-04-30 | 2016-04-29 | Derivados de pirazol tricíclicos condensados útiles para modular los receptores farnesoide x |
Country Status (6)
| Country | Link |
|---|---|
| US (1) | US10351576B2 (es) |
| EP (1) | EP3288948B1 (es) |
| JP (1) | JP6691552B2 (es) |
| CN (1) | CN107531721B (es) |
| ES (1) | ES2770128T3 (es) |
| WO (1) | WO2016174616A1 (es) |
Families Citing this family (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| SG11201603026PA (en) | 2013-11-05 | 2016-05-30 | Novartis Ag | Compositions and methods for modulating farnesoid x receptors |
| TW201808283A (zh) * | 2016-08-05 | 2018-03-16 | 廣東東陽光藥業有限公司 | 含氮三環化合物及其在藥物中的應用 |
| JP7599014B2 (ja) * | 2020-06-30 | 2024-12-12 | オクヴィルク,ゼレン | グアニル酸シクラーゼc(gucy2c)アゴニストおよび短鎖脂肪酸またはそのプロドラッグの組み合わせを含む医薬組成物 |
Family Cites Families (16)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| PT72878B (en) | 1980-04-24 | 1983-03-29 | Merck & Co Inc | Process for preparing mannich-base hydroxamic acid pro-drugs for the improved delivery of non-steroidal anti-inflammatory agents |
| EP0463090A1 (en) * | 1989-03-09 | 1992-01-02 | E.I. Du Pont De Nemours And Company | Arthropodicidal tetrahydrobenzopyranopyrazoles |
| JP3006925B2 (ja) * | 1990-09-14 | 2000-02-07 | 協和醗酵工業株式会社 | ピラゾロキノリン誘導体 |
| WO2004078163A2 (en) | 2003-02-28 | 2004-09-16 | Transform Pharmaceuticals, Inc. | Pharmaceutical co-crystal compositions of drugs such as carbamazepine, celecoxib, olanzapine, itraconazole, topiramate, modafinil, 5-fluorouracil, hydrochlorothiazide, acetaminophen, aspirin, flurbiprofen, phenytoin and ibuprofen |
| US20040259887A1 (en) * | 2003-06-18 | 2004-12-23 | Pfizer Inc | Cannabinoid receptor ligands and uses thereof |
| CA2586011C (en) * | 2004-07-12 | 2011-07-19 | Cadila Healthcare Limited | Tricyclic pyrazole derivatives as cannabinoid receptor modulators |
| CA2603254C (en) * | 2005-04-12 | 2013-10-29 | Vicore Pharma Ab | New bicyclic angiotensin ii agonists |
| DK2029547T3 (da) * | 2006-05-24 | 2010-07-26 | Lilly Co Eli | FXR-agonister |
| US20110263588A1 (en) | 2008-10-27 | 2011-10-27 | Glaxo Group Limited | Tricyclic compounds as glutamate receptor modulators |
| IT1394400B1 (it) * | 2009-02-25 | 2012-06-15 | Neuroscienze Pharmaness S C Ar L | Composizioni farmaceutiche |
| IT1393930B1 (it) * | 2009-02-25 | 2012-05-17 | Neuroscienze Pharmaness S C A R L | Composti farmaceutici |
| IT1395724B1 (it) * | 2009-02-25 | 2012-10-19 | Neuroscienze Pharmaness S C A R L | Composti farmaceutici |
| US8071589B2 (en) * | 2009-07-31 | 2011-12-06 | N. V. Organon | Dihydrobenzoindazoles |
| TWI423980B (zh) * | 2009-09-28 | 2014-01-21 | Hoffmann La Roche | 苯并氧氮呯pi3k抑制劑化合物及使用方法 |
| RU2663898C2 (ru) * | 2013-06-24 | 2018-08-13 | Мерк Патент Гмбх | Пиразольные соединения в качестве модуляторов fshr и их применение |
| SG11201603026PA (en) * | 2013-11-05 | 2016-05-30 | Novartis Ag | Compositions and methods for modulating farnesoid x receptors |
-
2016
- 2016-04-29 US US15/569,498 patent/US10351576B2/en active Active
- 2016-04-29 EP EP16720183.9A patent/EP3288948B1/en active Active
- 2016-04-29 CN CN201680023961.1A patent/CN107531721B/zh not_active Expired - Fee Related
- 2016-04-29 WO PCT/IB2016/052424 patent/WO2016174616A1/en not_active Ceased
- 2016-04-29 ES ES16720183T patent/ES2770128T3/es active Active
- 2016-04-29 JP JP2017556538A patent/JP6691552B2/ja not_active Expired - Fee Related
Also Published As
| Publication number | Publication date |
|---|---|
| CN107531721B (zh) | 2020-07-17 |
| EP3288948A1 (en) | 2018-03-07 |
| US10351576B2 (en) | 2019-07-16 |
| US20180298018A1 (en) | 2018-10-18 |
| WO2016174616A1 (en) | 2016-11-03 |
| JP6691552B2 (ja) | 2020-04-28 |
| EP3288948B1 (en) | 2019-11-20 |
| CN107531721A (zh) | 2018-01-02 |
| JP2018519252A (ja) | 2018-07-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US11021446B2 (en) | Compositions and methods for modulating farnesoid X receptors | |
| CN103313708B (zh) | 治疗造影剂诱导的肾病的方法 | |
| ES2985167T3 (es) | Imidazopirimidinas diazabicíclicas sustituidas y su uso para el tratamiento de trastornos respiratorios | |
| WO2012087521A1 (en) | Compositions and methods for modulating farnesoid x receptors | |
| CN114008040B (zh) | 用于调节fxr的化合物 | |
| US20180118728A1 (en) | Novel pyridinium compounds | |
| US10351576B2 (en) | Fused tricyclic pyrazole derivatives useful for farnesoid X receptors | |
| HK1224565A1 (en) | Compositions and methods for modulating farnesoid x receptors | |
| HK1224565B (en) | Compositions and methods for modulating farnesoid x receptors | |
| HK40107092A (en) | Dhodh inhibitors containing a carboxylic acid bioisostere |