ES2773315T3 - Formulación de AC220 secada por pulverización - Google Patents
Formulación de AC220 secada por pulverización Download PDFInfo
- Publication number
- ES2773315T3 ES2773315T3 ES10719218T ES10719218T ES2773315T3 ES 2773315 T3 ES2773315 T3 ES 2773315T3 ES 10719218 T ES10719218 T ES 10719218T ES 10719218 T ES10719218 T ES 10719218T ES 2773315 T3 ES2773315 T3 ES 2773315T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- pharmaceutically acceptable
- formula
- solvate
- acceptable salt
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- CVWXJKQAOSCOAB-UHFFFAOYSA-N CC(C)(C)c1cc(NC(Nc(cc2)ccc2-c2c[n](c(c([s]3)c4)ccc4OCCN4CCOCC4)c3n2)=O)n[o]1 Chemical compound CC(C)(C)c1cc(NC(Nc(cc2)ccc2-c2c[n](c(c([s]3)c4)ccc4OCCN4CCOCC4)c3n2)=O)n[o]1 CVWXJKQAOSCOAB-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5375—1,4-Oxazines, e.g. morpholine
- A61K31/5377—1,4-Oxazines, e.g. morpholine not condensed and containing further heterocyclic rings, e.g. timolol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/425—Thiazoles
- A61K31/429—Thiazoles condensed with heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0012—Galenical forms characterised by the site of application
- A61K9/0053—Mouth and digestive tract, i.e. intraoral and peroral administration
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/08—Solutions
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/14—Particulate form, e.g. powders, Processes for size reducing of pure drugs or the resulting products, Pure drug nanoparticles
- A61K9/141—Intimate drug-carrier mixtures characterised by the carrier, e.g. ordered mixtures, adsorbates, solid solutions, eutectica, co-dried, co-solubilised, co-kneaded, co-milled, co-ground products, co-precipitates, co-evaporates, co-extrudates, co-melts; Drug nanoparticles with adsorbed surface modifiers
- A61K9/145—Intimate drug-carrier mixtures characterised by the carrier, e.g. ordered mixtures, adsorbates, solid solutions, eutectica, co-dried, co-solubilised, co-kneaded, co-milled, co-ground products, co-precipitates, co-evaporates, co-extrudates, co-melts; Drug nanoparticles with adsorbed surface modifiers with organic compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/14—Particulate form, e.g. powders, Processes for size reducing of pure drugs or the resulting products, Pure drug nanoparticles
- A61K9/16—Agglomerates; Granulates; Microbeadlets ; Microspheres; Pellets; Solid products obtained by spray drying, spray freeze drying, spray congealing,(multiple) emulsion solvent evaporation or extraction
- A61K9/1605—Excipients; Inactive ingredients
- A61K9/1629—Organic macromolecular compounds
- A61K9/1641—Organic macromolecular compounds obtained otherwise than by reactions only involving carbon-to-carbon unsaturated bonds, e.g. polyethylene glycol, poloxamers
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/48—Preparations in capsules, e.g. of gelatin, of chocolate
- A61K9/4841—Filling excipients; Inactive ingredients
- A61K9/4866—Organic macromolecular compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/02—Antineoplastic agents specific for leukemia
Landscapes
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Veterinary Medicine (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Public Health (AREA)
- Epidemiology (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Organic Chemistry (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Nutrition Science (AREA)
- Physiology (AREA)
- Hematology (AREA)
- Oncology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Silver Salt Photography Or Processing Solution Therefor (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
- Vaporization, Distillation, Condensation, Sublimation, And Cold Traps (AREA)
Abstract
Una composición farmacéutica secada por atomización que comprende un compuesto de Fórmula I, **(Ver fórmula)** o una sal o solvato farmacéuticamente aceptable del mismo, e hidroxipropil-β-ciclodextrina.
Description
DESCRIPCIÓN
Formulación de AC220 secada por pulverización
Campo
En la presente memoria se describen métodos para administrar N-(5-terc-butil-isoxazol-3-il)-N-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea, o una sal o solvato farmacéuticamente aceptable del mismo, a pacientes humanos, incluyendo métodos de administración a una población específica de pacientes con el fin de tratar 0 gestionar determinadas enfermedades. También se describen la dosificación, esquemas de dosificación o regímenes de dosificación. También se describen métodos para tratar enfermedades proliferativas o enfermedades mediadas por FLT-3 en seres humanos, incluyendo una población específica de pacientes.
Antecedentes
La tirosina quinasa semejante a Fms 3 (FLT3), que también se conoce como FLK-2 (quinasa hepática fetal 2) y STK-1 (quinasa de células madre 1), juega un papel importante en la proliferación y diferenciación de las células madre hematopoyéticas. La quinasa del receptor FLT3 se expresa en células hematopoyéticas normales, placenta, gónadas, y cerebro. Sin embargo, esta enzima se expresa en las células de la leucemia mieloide aguda en aproximadamente el 90 % de los pacientes con leucemia mieloide aguda (AML) y en las células de la leucemia linfoblástica aguda en una fracción de los pacientes con leucemia linfoblástica aguda (ALL). Esta enzima también puede encontrarse en las células de pacientes con leucemia mieloide crónica en la crisis blástica linfoide.
Se ha reportado que la quinasa FLT3 está mutada en el 30 % de las leucemias mieloides agudas (AML) y también en un subconjunto de leucemia linfoblástica aguda (ALL) (Gilliland et al., Blood 2002, 100, 1532-1542; Stirewalt et al., Nat. Rev. Cáncer2003, 3, 650-665). Las mutaciones activadoras más comunes en FLT3 son duplicaciones en tándem internas (ITD) encontradas en la región de yuxtamembrana. La mutación FLT3 ITD se ha asociado con un mal pronóstico (Frohling et al., Blood 2002, 100, 4372-4380). La segunda mutación activadora más frecuente de FLT3 es la mutación con cambio de sentido en el dominio tirosina quinasa, principalmente en D835 en el bucle de activación del dominio tirosina quinasa (Yamamoto et al., B lood2001, 97, 2434-2439). Además, muchos pacientes con FLT3 no mutada muestran evidencia de activación de FLT3. La asociación de las mutaciones de FLT3 con un mal resultado clínico y los efectos terapéuticos observados en ensayos clínicos en estadio temprano con inhibidores de FLT3 de primera generación implican fuertemente a FLT3 como una diana importante para la intervención con moléculas pequeñas de AML.
Se están desarrollando más de doce inhibidores de FLT3 conocidos y algunos han mostrado efectos clínicos prometedores frente a AML (Levis et al. Int. J. Hematol. 2005, 82, 100-107). Se ha reportado que algunos de los inhibidores de FLT3 que son moléculas pequeñas son efectivos en la inducción de la apoptosis en líneas celulares con mutaciones activadoras de FLT3 y en la prolongación de la supervivencia de ratones que expresan FLT3 mutada en las células de su médula ósea (Levis et al., Blood 2002, 99, 3885-3891; Kelly et al., Cancer C ell2002, 1, 421-432; Weisberg et a l, Cancer C ell2002, 1, 433-443; Yee et a l, B lood2002, 100, 2941-2949).
Cortes et al. (Blood, American Society of Hematology, vol. 112, no. 11, página 284-285 (2008)) describen la administración de AC220 a pacientes con AML como una disolución oral sin proporcionar información específica de cómo puede prepararse la disolución o qué excipientes pueden usarse.
A pesar del éxito en la identificación de moléculas pequeñas que inhiben las proteínas tirosina quinasas, continúa siendo un método efectivo para usar o administrar dichos compuestos, particularmente a seres humanos que tienen AML y ALL, incluyendo compuestos útiles para el tratamiento de enfermedades mediadas por FLT-3. Se buscan métodos con un índice terapéutico mejorado, es decir, donde se reducen los efectos adversos o no deseados de la terapia, mientras se mantiene la eficacia.
Resumen de la descripción
La presente invención está dirigida a una composición farmacéutica secada por atomización que comprende un compuesto de Fórmula I,

o una sal o solvato farmacéuticamente aceptable del mismo, e hidroxipropil-p-ciclodextrina.
También se describe en la presente memoria un método para tratar leucemia mieloide aguda en un paciente, que comprende administrar a un paciente que tiene leucemia mieloide aguda una cantidad terapéuticamente efectiva del compuesto de Fórmula I:
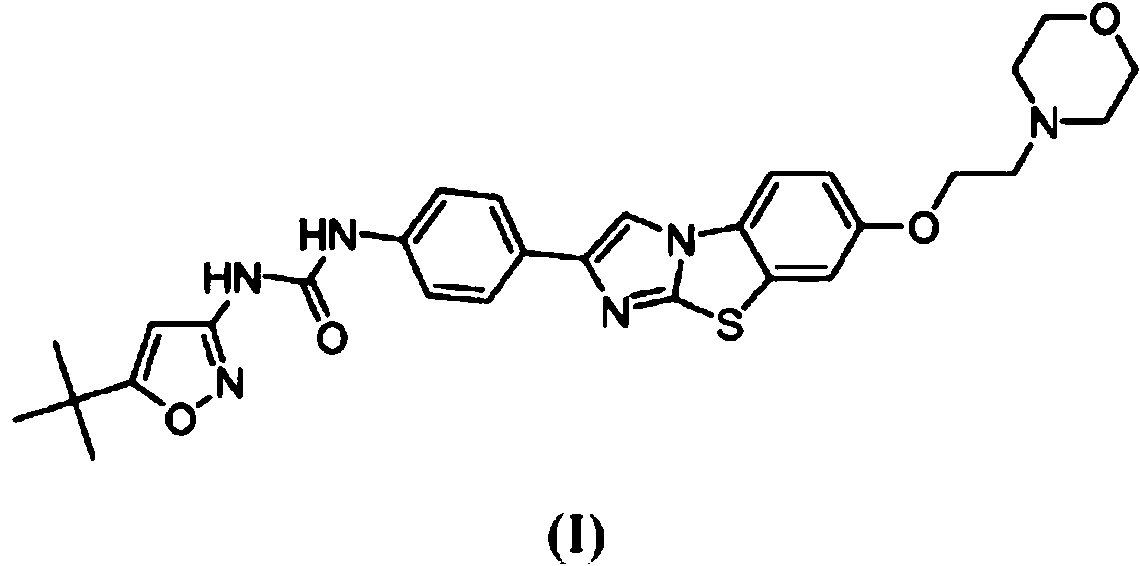
o una sal o solvato farmacéuticamente aceptable del mismo, en donde el paciente es recidivante o refractario a una terapia del cáncer previa. Por ejemplo, el paciente es recidivante después de una terapia del cáncer de primera línea o de una terapia del cáncer de segunda línea.
Como también se describe en la presente memoria, el paciente tiene 60 años o más y es recidivante después de una terapia del cáncer de primera línea. Por ejemplo, el paciente tiene 18 años o más y es recidivante o refractario después de una terapia del cáncer de segunda línea. Por ejemplo, el paciente tiene 60 años o más y es refractario primario a una terapia del cáncer de primera línea. Por ejemplo, el paciente tiene 70 años o más y no se ha tratado previamente. Por ejemplo, el paciente tiene 70 años o más y no es elegible para y/o es improbable que se beneficie de la terapia del cáncer.
Como también se describe en la presente memoria, los pacientes no tratados previamente que no son elegibles para y/o es improbable que se beneficien de la terapia del cáncer incluyen pacientes que tienen al menos uno de los siguientes factores adversos: MDS (síndrome mielodisplásico) anterior, citogenética desfavorable en el diagnóstico, estado funcional del ECOG (Eastern Cooperative Oncology Group) de 2, o >75 años de edad.
Como se describe en la presente memoria, la cantidad terapéuticamente efectiva usada en los métodos descritos en la presente memoria es al menos 12 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es 12, 50, 90, 100, 135, 150, 200, 250, 300, 350, 400, 450 mg por día o más. El compuesto puede administrarse continuamente.
También se describe en la presente memoria un método para tratar enfermedades proliferativas mediante la administración a un mamífero que tiene una enfermedad proliferativa de al menos 12 mg por día de un compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo, y en donde el compuesto se administra con el estómago vacío.
Como se describe en la presente memoria, la enfermedad proliferativa in los métodos descritos en la presente memoria es cáncer. Por ejemplo, la enfermedad proliferativa en los métodos descritos en la presente memoria es un tumor sólido. Por ejemplo, la enfermedad proliferativa en los métodos descritos en la presente memoria es un tumor sanguíneo. Por ejemplo, la enfermedad proliferativa es leucemia. Por ejemplo, la leucemia es leucemia mieloide aguda. Por ejemplo, la leucemia es leucemia linfocítica aguda. Por ejemplo, la leucemia es una leucemia refractaria o resistente a fármacos.
La leucemia resistente a fármacos puede ser leucemia mieloide aguda resistente a fármacos. Por ejemplo, el mamífero que tiene la leucemia mieloide aguda resistente a fármacos tiene una mutación activadora en FLT3. Por ejemplo, la leucemia mieloide aguda resistente a fármacos tiene una mutación de duplicación en tándem interna (ITD) en FLT3.
Cada método descrito en la presente memoria puede comprender además administrar un segundo agente terapéutico. El segundo agente terapéutico puede ser un agente anticanceroso. Por ejemplo, el segundo agente terapéutico es un inhibidor de proteína quinasa, un inhibidor de tirosina quinasa; un segundo inhibidor de la quinasa FLT3.
Descripción breve de los dibujos
La Figura 1 representa las concentraciones plasmáticas de la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea con el tiempo en seres humanos dosificados con 12, 18, 27, 40, 60, 90, 135, 200, 300 y 450 mg.
La Figura 2A representa la respuesta a la dosis de la exposición (AUC) en seres humanos a la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea en el día 1.
La Figura 2A representa la respuesta a la dosis de la exposición (AUC) en seres humanos a la sal dihidrocloruro de W-(5-terc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea en el día 8.
La Figura 3A muestra el porcentaje de pacientes que demuestra una inhibición de al menos el 25 % de pFLT3 por la sal dihidrocloruro de W-(5-terc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea en un ensayo de inhibición plasmático ex vivo.
La Figura 3B muestra el porcentaje de pacientes que demuestra una inhibición de al menos el 50 % de pFLT3 por la sal dihidrocloruro de W-(5-terc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea en un ensayo de inhibición plasmático ex vivo.
La Figura 3C muestra el porcentaje de pacientes que demuestra una inhibición de al menos el 75 % de pFLT3 por la sal dihidrocloruro de W-(5-terc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea en un ensayo de inhibición plasmático ex vivo.
La Figura 4 demuestra un mayor nivel de correlación de la inhibición de pFLT3 con la reducción del recuento de blastos periféricos después de 14 días de tratamiento con la sal dihidrocloruro de W-(5-terc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea.
Descripción detallada
Para facilitar la comprensión de la descripción mostrada en la presente memoria, a continuación, se definen varios términos.
El término “remisión” se refiere a cuando el sujeto tiene una reducción o disminución de la gravedad de la enfermedad o de sus síntomas.
El término “remisión completa” o CR, tal y como se refiere en la leucemia, significa que un sujeto ha logrado uno o más de los siguientes criterios: 1) un estado morfológico sin leucemia sin evidencia de leucemia extramedular 2) un recuento de neutrófilos absoluto (ANC) de más de 1x10⁹/L y recuento de plaquetas de más de 100x109/L 3) diferencial de médula normal con menos del 5 % de blastos y 4) independencia de transfusiones de glóbulos rojos (RBC) y plaquetas. Por ejemplo, un sujeto en CR ha conseguido el criterio 1, o criterios 1 y 3, o criterios 1,2, y 3. Por ejemplo, un sujeto en CR ha conseguido el criterio 1, o criterios 1 y 3, o criterios 1,2, 3 y 4. Véanse, p. ej., las recomendaciones del Grupo de Trabajo Internacional en 2003 (Cheson et al. J. Clin. Oncol. 200321(24): 4642-4649). Se espera que la definición de “remisión completa” evolucione al desarrollarse nuevas tecnologías más sensibles para medir la carga leucémica. Otras categorías de pacientes que cumplen con los criterios morfológicos para remisión completa son como sigue: “remisión completa con recuperación incompleta de plaquetas (CRp)” donde un sujeto cumple todos los criterios para CR excepto el recuento de plaquetas, que es menor de 100x109/L y “remisión completa con recuperación hematológica incompleta (CRi), donde un sujeto cumple todos los criterios para CR excepto el recuento de neutrófilos, que es menor de 1x10⁹/L. “Remisión parcial” o “PR” se usa para describir la condición donde un sujeto ha conseguido los valores hematológicos para una CR y una disminución de al menos el 50 % en el porcentaje de blastos en el aspirado de médula ósea hasta el 5 % al 25 %.
Los términos “enfermedades o trastornos mediados por FLT3” deben incluir enfermedades asociadas con o que implican la actividad de FLT3, por ejemplo, la sobreactividad de FLT3, y afecciones que acompañan a estas enfermedades. El término “sobreactividad de FLT3” se refiere bien a 1) expresión de FLT3 en células que normalmente no expresan FLT3; 2) expresión de FLT3 por células que normalmente no expresan FLT3; 3) expresión incrementada de FLT3 que da lugar a proliferación celular no deseada; o 4) mutaciones que dan lugar a la activación constitutiva de FLT3. Los ejemplos de “enfermedades o trastornos mediados por FLT3” incluyen trastornos que resultan de la sobrestimulación de FLT3 o de una cantidad anormalmente alta de actividad FLT3, debido a una cantidad anormalmente alta de FLT3 o mutaciones en FLT3. Se sabe que la sobreactividad de FLT3 se ha implicado en la patogénesis de varias enfermedades, incluyendo enfermedades inflamatorias y autoinmunes, trastornos de la proliferación celular, trastornos neoplásicos y cánceres, como se describe en la presente memoria.
El término “relación alélica FLT3-ITD” se refiere al porcentaje de alelos de ADN tumorales que portan la mutación FLT3-ITD normalizado respecto al porcentaje de blastocitos en la muestra de un paciente. Por ejemplo, una relación alélica FLT3-ITD baja es cuando menos del 25 % de los alelos de ADN tumorales normalizados es un alelo FLT3-ITD. Por ejemplo, una relación alélica FLT3-ITD intermedia es cuando entre el 25 % y el 50 % de los alelos de ADN tumorales normalizados es un alelo FLT3-ITD. Por ejemplo, una relación alélica FLT3-ITD alta es cuando más del 50 % de los alelos de ADN tumorales normalizados es un alelo FLT3-ITD.
El término “trastorno o enfermedad proliferativo” se refiere a la proliferación celular no deseada de uno o más subconjuntos de células en un organismo multicelular que da como resultado daño (es decir, malestar o esperanza de vida disminuida) en los organismos multicelulares. Un trastorno o enfermedad proliferativo puede ocurrir en diferentes tipos de animales y seres humanos. Por ejemplo, tal y como se usa en la presente memoria, “trastorno o enfermedad proliferativo” incluye trastornos neoplásicos y otros trastornos proliferativos.
El término “trastorno o enfermedad neoplásico” o “cáncer” se refiere a un tumor que resulta del crecimiento celular anormal o incontrolado. Los ejemplos de trastornos neoplásicos incluyen, pero no están limitados a, trastornos hematopoyéticos, tales como los trastornos mieloproliferativos, trombocitemia, trombocitosis esencial (ET), metaplasia amiloide angiogénica, mielofibrosis (MF), mielofibrosis con metaplasia mieloide (MMM), mielofibrosis idiopática crónica (IMF), policitemia vera (PV), las citopenias, y síndromes mielodisplásicos premalignos; cánceres, tales como cánceres de glioma, cánceres de pulmón, cánceres de mama, cánceres colorrectales, cánceres de próstata, cánceres gástricos, cánceres esofágicos, cánceres de colon, cánceres pancreáticos, cánceres de ovario, o malignidades hematológicas. Por ejemplo, el tumor es un tumor de células germinales, melanoma, tumor estromal gastrointestinal (GIST), tumor de mastocitos, melanoma, o neuroblastoma.
El término trasplante de células madre hematopoyéticas, o HSCT, se refiere al trasplante de células progenitoras hematopoyéticas en un paciente. Las células progenitoras hematopoyéticas pueden obtenerse de la médula ósea, sangre periférica, o de la sangre del cordón umbilical. Por ejemplo, el trasplante de células madre hematopoyéticas es alogénico, singénico o autólogo. En determinadas realizaciones, el trasplante de células madre hematopoyéticas es alogénico.
El término “malignidad hematológica” se refiere al cáncer del sistema formador de la sangre e inmune del cuerpo-la médula ósea y el tejido linfático. Los ejemplos de malignidades hematológicas incluyen, por ejemplo, mielodisplasia, síndrome mielodisplásico (MDS), trastorno mieloproliferativo (MPD) (que incluye policitemia vera (PV o PCV), trombocitosis esencial (ET) y mielofibrosis), neuropatía amiloide, linfoma (linfoma no de Hodgkin), enfermedad de Hodgkin (también denominada linfoma de Hodgkin), mieloma múltiple (MM) y sus variantes, y leucemia tal como leucemia linfocítica aguda (ALL), leucemia mieloide aguda (AML), leucemia promielocítica aguda (APL), leucemia linfocítica crónica (CLL), leucemia mieloide crónica (CML), leucemia neutrofílica crónica (CNL), leucemia no diferenciada aguda (AUL), linfoma de células grandes anaplásica (ALCL), leucemia prolinfocítica (PML), leucemia mielomonocítica juvenil (JMML), ALL de células T del adulto, AML con mielodisplasia trilinaje (AML/TMDS) y leucemia de linaje mixto (MLL).
El término “leucemia” se refiere a neoplasmas malignos de los tejidos formadores de la sangre, incluyendo, pero no limitado a, leucemia linfocítica crónica, leucemia mieloide crónica, leucemia mielocítica crónica, leucemia linfoblástica aguda, leucemia mieloide aguda y leucemia mieloblástica aguda. La leucemia puede ser recidivante, refractaria, o resistente a la terapia convencional.
El término “leucemia promielocítica” o “leucemia promielocítica aguda” se refiere a una malignidad de la médula ósea en la que hay una deficiencia de células sanguíneas maduras en la línea de células mieloides y un exceso de células inmaduras denominadas promielocitos. Habitualmente, está marcada por un intercambio de partes de los cromosomas 15 y 17.
El término “leucemia linfocítica aguda”, “leucemia linfoblástica aguda,” o “ALL” se refiere a una enfermedad maligna causada por el crecimiento y desarrollo anormales de células sanguíneas blancas o linfocitos tempranos no granulares.
El término “leucemia de células T” se refiere a una enfermedad en la que determinadas células del sistema linfoide denominadas linfocitos T o células T son malignas. Las células T son células sanguíneas blancas que normalmente pueden atacar a las células infectadas con virus, células extrañas, y células cancerosas; y producen sustancias que regulan la respuesta inmune.
El término MDS, o síndromes mielodisplásicos, se refiere a un conjunto diverso de trastornos hematológicos caracterizado por la presencia de al menos uno de los siguientes en la médula ósea: blastocitos, anormalidades citogenéticas o anormalidades morfológicas (displasia). Por ejemplo, el MDS incluye los cinco subtipos definidos por el Grupo de Trabajo Franco-Americano-Británico, tales como anemia refractaria (RA), anemia refractaria con sideroblastos en anillo (RARS), anemia refractaria con exceso de blastos (RAEB), anemia refractaria con exceso de blastos en transformación (RAEB-T) y leucemia mielomonocítica crónica (CMML). Por ejemplo, el MDS incluye los subtipos definidos por la Organización Mundial de la Salud (OMS) descritos en Vardiman et al. Blood 2002 100(7):2293-2302.
El término “recidivante” se refiere a cuando un sujeto tiene una recurrencia de la enfermedad o sus manifestaciones después de una mejoría o de estar en remisión completa. La recidiva después de CR, según define el Grupo de Trabajo Internacional en 2003, es la reaparición de blastos leucémicos en la sangre periférica o >5 % de blastos en el aspirado de médula ósea no atribuible a ninguna otra causa o la reaparición o nueva aparición de leucemia extramedular. La recidiva molecular y/o genética se caracteriza por la reaparición de una anormalidad citogenética o molecular. La recidiva después de Pr se define de forma similar como la reaparición de números significativos de blastos periféricos y un incremento en el porcentaje de blastos en el aspirado de médula ósea hasta >25 % no atribuible a ninguna otra causa o la reaparición o nueva aparición de leucemia extramedular.
El término “terapia del cáncer de primera línea” se refiere a la terapia administrada a un sujeto como un régimen inicial para reducir el número de células cancerosas. La terapia de primera línea también se refiere como terapia de inducción, terapia primaria y tratamiento primario. La terapia de primera línea administrada comúnmente para AML es la terapia basada en citarabina, en la que la citarabina se administra frecuentemente en combinación con uno o más
agentes seleccionados de daunorrubicina, idarrubicina, doxorrubicina, mitoxantrona, tipifarnib, tioguanina o gemtuzumab ozogamicina. Los regímenes comunes usados en la terapia basada en citarabina incluyen la terapia “7+3” o “5+2” que comprende la administración de citarabina con una antraciclina tal como daunorrubicina o idarrubicina. Otra terapia de primera línea es la terapia basada en clofarabina, en la que la clofarabina se administra frecuentemente en combinación con una antraciclina tal como daunorrubicina, idarrubicina o doxorrubicina. Otra terapia de primera línea para AML es la terapia basad en etopósido, en la que el etopósido se administra frecuentemente en combinación con mitoxantrona, y opcionalmente, con citarabina. Otra terapia de primera línea para AML (para el subtipo M3, también denominada leucemia promielocítica aguda) es ácido retinoico todo trans (ATRA). Se reconoce que lo que se considera “terapia de primera línea” por los expertos en la técnica continuará evolucionando al desarrollarse y ensayarse en la clínica nuevos agentes anticancerosos. Un resumen de las estrategias aceptadas actualmente para el tratamiento de primera línea se describe en NCCN Clinical Practice Guidelines in Oncology para la leucemia mieloide aguda y las directrices de NCI sobre el tratamiento de la leucemia mieloide aguda (véase, p. ej., http://www.cancer.gov/cancertopics/pdq/treatment/adultAML/HealthProfessional/page7).
El término “terapia del cáncer de segunda línea” se refiere a un tratamiento del cáncer que se administra a un sujeto que no responde a la terapia de primera línea, esto es, se administra frecuentemente la terapia de primera línea o que tiene una recurrencia del cáncer después de estar en remisión. En determinadas realizaciones, la terapia de segunda línea que puede administrarse incluye una repetición de la terapia del cáncer exitosa inicial, que puede ser cualquiera de los tratamientos descritos en “terapia del cáncer de primera línea”. Por ejemplo, la terapia de segunda línea es la administración de gemtuzumab ozogamicina. Por ejemplo, también pueden administrarse fármacos en investigación como terapia de segunda línea en un entorno de ensayo clínico. Un resumen de las estrategias aceptadas actualmente para el tratamiento de segunda línea se describe en NCCN Clinical Practice Guidelines in Oncology para la leucemia mieloide aguda y las directrices de NCI sobre el tratamiento de la leucemia mieloide aguda (véase, p. ej., http://www.cancer.gov/cancertopics/pdq/treatment/adultAML/HealthProfessional/page5).
El término “refractario” se refiere a cuando un sujeto no responde o es resistente de otra forma a la terapia o tratamiento del cáncer. La terapia del cáncer puede ser de primera línea, segunda línea o cualquier tratamiento administrado posteriormente. Por ejemplo, refractario se refiere a una afección donde un sujeto no consigue la remisión completa después de dos intentos de inducción. Un sujeto puede ser refractario debido a una resistencia intrínseca de las células cancerosas a una terapia particular, o el sujeto puede ser refractario debido a una resistencia adquirida que se desarrolla durante el curso de una terapia particular.
El término “refractario primario” se refiere a una condición donde un sujeto no responde a la terapia del cáncer de primera línea.
El término “agente anticanceroso” se pretende que incluya agentes antiproliferativos y agentes quimioterapéuticos, incluyendo, pero no limitado a, antimetabolitos (p. ej., 5-fluoro uracilo, metotrexato, fludarabina, citarabina (también conocida como arabinósido de citosina o Ara-C), incluyendo HDAC (citarabina de alta dosis), gemcitabina, azacitidina, clofarabina, fludarabina y troxacitabina), agentes antimicrotúbulos (p. ej., alcaloides de vinca, tales como vincristina y vinblastina; y taxanos, tales como paclitaxel y docetaxel), agentes alquilantes (p. ej., mecloretamina, clorambucilo, ciclofosfamida, melfalán, melfalán, ifosfamida, carmustina, azacitidina, decitibina, busulfán, ciclofosfamida, dacarbazina, ifosfamida, y nitrosoureas, tales como carmustina, lomustina, biscloroetilnitrosurea, e hidroxiurea), agentes de platino (p. ej., cisplatino, carboplatino, oxaliplatino, satraplatino (JM-216), y CI-973), antraciclinas (p. ej., doxorrubicina y daunorrubicina), antibióticos antitumorales (p. ej., mitomicina, bleomicina, idarrubicina, adriamicina, daunomicina (también conocida como daunorrubicina, rubidomicina, o cerubidina), doxorrubicina, mitoxantrona y pixantrona), inhibidores de topoisomerasa (p. ej., etopósido y camptotecinas), antagonistas de purina, antagonistas de pirimidina y análogos de nucleósidos (p. ej., 6-mercaptopurina, 5-fluorouracilo, citarabina, clofarabina, y gemcitabina), agentes de maduración de células (p. ej., trióxido de arsénico y tretinoína), inhibidores de las enzimas de reparación de ADN (p. ej., podofilotoxinas, etopósido, irinotecán, topotecán, y tenipósido), enzimas que previenen la supervivencia celular (p. ej., asparaginasa y pegaspargasa), inhibidores de la histona desacetilasa (p. ej., vorinostat), cualesquiera otros agentes citotóxicos (p. ej., fosfato de estramustina, dexametasona, prednimustina, y procarbazina), hormonas (p. ej., dexametasona, prednisona, metilprednisolona, tamoxifeno, leuprólida, flutamida, y megestrol), anticuerpos monoclonales (p. ej., gemtuzumab ozogamicina, alemtuzumab, rituximab, e itrio-90-ibritumomab tiuxetán), inmunomoduladores (p. ej., talidomida y lenalidomida), inhibidores de la Bcr-Abl quinasa (p. ej., AP23464, AZD0530, CGP76030, PD180970, SKI-606, imatinib, BMS354825 (dasatinib), AMN107 (nilotinib), y VX-680), agonistas o antagonistas de hormonas, agonistas parciales o antagonistas parciales, inhibidores de quinasas (p. ej., sorafenib, imatinib, sunitinib y otros inhibidores de quinasa todavía no comercializados), cirugía, radioterapia (p. ej., radiación gamma, radioterapia con haz de neutrones, radioterapia con haz de electrones, terapia de protones, braquiterapia, e isótopos radiactivos sistémicos), terapia endocrina, modificadores de la respuesta biológica (p. ej., interferones, interleuquinas, y factor de necrosis tumoral), hipertemia y crioterapia, y agentes para atenuar cualesquiera efectos adversos (p. ej., antieméticos).
El término “sujeto” se refiere a un animal, incluyendo, pero no limitado a, un mamífero, incluyendo un primate (p. ej., ser humano), vaca, oveja, cabra, caballo, perro, gato, conejo, rata, o ratón. Los términos “sujeto” y “paciente” se usan indistintamente en la presente memoria en referencia, por ejemplo, a un sujeto mamífero, tal como un sujeto humano.
Los términos “tratar”, “tratando” y “tratamiento” se pretende que incluyan aliviar o suprimir un trastorno, enfermedad, o afección, o uno o más de los síntomas asociados con el trastorno, enfermedad, o afección; o aliviar o erradicar la o las causas del trastorno, enfermedad, o afección en sí mismo.
El término “gestionar” se refiere a prevenir o reducir o evitar el empeoramiento de la enfermedad o de los síntomas de la enfermedad.
Los términos “prevenir”, “previniendo”, y “prevención” se pretende que incluyan un método para retrasar y/o impedir el inicio de un trastorno, enfermedad, o afección, y/o sus síntomas concomitantes; excluir a un sujeto de adquirir una enfermedad; o reducir el riesgo de un sujeto de adquirir un trastorno, enfermedad, o afección.
El término “vehículo farmacéuticamente aceptable”, “excipiente farmacéuticamente aceptable”, “vehículo fisiológicamente aceptable”, o “excipiente fisiológicamente aceptable” se refiere a un material, composición, o vehículo farmacéuticamente aceptable, tal como un relleno líquido o sólido, diluyente, excipiente, disolvente, o material de encapsulación. En determinadas realizaciones, cada componente es "farmacéuticamente aceptable” en el sentido en el que es compatible con los demás ingredientes de una formulación farmacéutica, y adecuado para uso en contacto con el tejido u órgano de seres humanos y animales sin excesiva toxicidad, irritación respuesta alérgica, inmunogenicidad u otros problemas o complicaciones, proporcional con una relación beneficio/riesgo razonable. Véase, Remington: The Science and Practice of Pharmacy, 21a Edición; Lippincott Williams & Wilkins: Filadelfia, PA., 2005; Handbook o f Pharmaceutical Excipients, 5a Edición; Rowe et al., Eds., The Pharmaceutical Press and the American Pharmaceutical Association: 2005; y Handbook o f Pharmaceutical Additives, 3a Edición; Ash y Ash Eds., Gower Publishing Company: 2007; Pharmaceutical Preformulation and Formulation, Gibson Ed., CRC Press LLC: Boca Raton, FL., 2004).
El término “resistencia a fármacos” se refiere a la afección en la que una enfermedad no responde al tratamiento de un fármaco o fármacos. La resistencia a fármacos puede ser bien intrínseca, lo que significa que la enfermedad nunca ha respondido al fármaco o fármacos, o puede ser adquirida, lo que significa que la enfermedad para de responder a un fármaco o fármacos a los que la enfermedad ha respondido previamente. Por ejemplo, la resistencia a fármacos es intrínseca. Por ejemplo, la resistencia a fármacos es adquirida. Tal y como se usa en la presente memoria, el término “resistencia a fármacos” se pretende que incluya resistencia a imatinib, resistencia a dasatinib, y/o resistencia a nilotinib.
El término “hidrato” significa un compuesto proporcionado en la presente memoria o una sal del mismo, que incluye además una cantidad estequiométrica o no estequiométrica de agua unida por fuerzas intermoleculares no covalentes.
El término “solvato” significa un solvato formado a partir de la asociación de una o más moléculas de disolvente con un compuesto proporcionado en la presente memoria. El término “solvato” incluye hidratos (p. ej., monohidrato, dihidrato, trihidrato, tetrahidrato y semejantes).
El término “alrededor de” o “aproximadamente” significa un error aceptable para un valor particular según lo determina un experto en la técnica, que depende, en pate, de cómo se mide o determina el valor. En determinadas realizaciones, el término “alrededor de” o “aproximadamente” significa en 1, 2, 3, o 4 desviaciones estándar. En determinadas realizaciones, el término “alrededor de” o “aproximadamente” significa en un 50 %, 20 %, 15 %, 10 %, 9 %, 8 %, 7 %, 6 %, 5 %, 4 %, 3 %, 2 %, 1 %, 0,5 %, o 0,05 % de un valor o rango dado.
El compuesto
El compuesto adecuado para uso en los métodos descritos en la presente memoria es N-(5-terc-butil-isoxazol-3-il)-N-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea, que tiene la estructura de la Fórmula I:

o una sal o solvato farmacéuticamente aceptable del mismo. En una determinada realización, el compuesto es la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea, también conocido como AC220.
El compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo puede prepararse según los métodos descritos en la Solic. de Pat. de EE. UU. con No. de Serie 11/724.992, presentada el 16 de marzo de 2007, publicada como Pub. de EE. UU. No. 2007/0232604 el 4 de octubre de 2007, y US 61/258.550, presentada el 5 de noviembre de 2009. El compuesto también puede sintetizarse según otros métodos evidentes para los expertos en la técnica sobre la base de la enseñanza de la presente memoria.
En determinadas realizaciones, el compuesto usado es una base libre del compuesto de Fórmula I, o un solvato farmacéuticamente aceptable del mismo. En determinadas realizaciones, la base libre es un sólido. En determinadas realizaciones, la base libre es un sólido en una forma amorfa. En otra realización más, la base libre es un sólido en una forma cristalina. El compuesto de Fórmula I en formas sólidas puede prepararse según los métodos descritos en la Solic. de Patente de EE. UU. con No. de Serie 12/233.906, presentada el 19 se septiembre de 2008, publicada como Pub. de EE. UU. No. 2009/0131426 el 21 de mayo de 2009; o usando otros métodos conocidos en la técnica.
En determinadas realizaciones, la base libre es un solvato farmacéuticamente aceptable. En determinadas realizaciones, la base libre es un hidrato. En determinadas realizaciones, el disolvente farmacéuticamente aceptable es un solvato de metanol. El solvato de metanol del compuesto de Fórmula I puede prepararse según el método descrito en la Solic. de Patente de EE. UU. con No. de Serie 12/233.906, presentada el 19 de septiembre de 2008, publicada como Pub. de EE. UU. No. 2009/0131426 el 21 de mayo de 2009, o usando otros métodos conocidos en la técnica.
En otra realización más, el compuesto usado en la presente memoria es una sal farmacéuticamente aceptable del compuesto de Fórmula I, que incluye, pero no está limitada a, sales acetato, adipato, alginato, aspartato, benzoato, bencenosulfonato (besilato), bisulfato, butirato, citrato, canforato, canforsulfonato, ciclopentanopropionato, digluconato, dodecilsulfato, 1,2-etanodisulfonato (edisilato), etanosulfonato (esilato), formato, fumarato, glucoheptanoato, glicerofosfato, glicolato, hemisulfato, heptanoato, hexanoato, hidrocloruro, hidrobromuro, hidroyoduro, 2-hidroxietanosulfonato, lactato, maleato, malonato, metanosulfonato (mesilato), 2-naftalenosulfonato (napsilato), nicotinato, nitrato, oxalato, palmoato, pectinato, persulfato, 3-fenilpropionato, fosfato, picrato, pivalato, propionato, salicilato, succinato, sulfato, tartrato, tiocianato, tosilato, o undecanoato.
En determinadas realizaciones, la sal farmacéuticamente aceptable es una sal hidrocloruro, hidrobromuro, sulfato, mesilato, esilato, edisilato, besilato, tosilato, o napsilato del compuesto de Fórmula I. En determinadas realizaciones, la sal farmacéuticamente aceptable es una sal hidrocloruro del compuesto de Fórmula I. En determinadas realizaciones, la sal farmacéuticamente aceptable es una sal dihidrocloruro del compuesto de Fórmula I. En otra realización más, la sal farmacéuticamente aceptable es un hidrobromuro del compuesto de Fórmula I. En otra realización más, la sal farmacéuticamente aceptable es un sulfato del compuesto de Fórmula I. En otra realización más, la sal farmacéuticamente aceptable es un mesilato del compuesto de Fórmula I. En otra realización más, la sal farmacéuticamente aceptable es un esilato del compuesto de Fórmula I. En otra realización más, la sal farmacéuticamente aceptable es un edisilato del compuesto de Fórmula I. En otra realización más, la sal farmacéuticamente aceptable es un besilato del compuesto de Fórmula I. En otra realización más, la sal farmacéuticamente aceptable es un tosilato del compuesto de Fórmula I. En otra realización más, la sal farmacéuticamente aceptable es un napsilato del compuesto de Fórmula I. La sal farmacéuticamente aceptable del compuesto de Fórmula I puede prepararse según el método descrito en la Solic. de Patente de EE. UU. con No. de Serie 12/233.906, presentada el 19 de septiembre de 2008, publicada como Pub. de EE. UU. No. 2009/0131426 el 21 de mayo de 2009. La sal farmacéuticamente aceptable del compuesto de Fórmula I también puede prepararse usando otros métodos conocidos en la técnica.
Tal y como se usa en la presente memoria, el compuesto de Fórmula I se pretende que englobe todos los posibles estereoisómeros, a no ser que se especifique una estereoquímica particular. Cuando los isómeros estructurales del compuesto de Fórmula I son interconvertibles a través de una barrera de baja energía, el compuesto de Fórmula I puede existir como un único tautómero o una mezcla de tautómeros. Esto puede tomar la forma de tautomerismo de protones en el compuesto que contiene, p. ej., un grupo urea; o el denominado tautomerismo de valencia en el compuesto que contiene un resto aromático.
Composiciones farmacéuticas
En determinadas realizaciones, en la presente memoria se proporcionan are composiciones farmacéuticas secadas por atomización, que comprenden el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, como un ingrediente activo, en combinación con hidroxipropil-beta-ciclodextrina como excipiente. En determinadas realizaciones, la composición farmacéutica comprende al menos un agente antigelificante. En determinadas realizaciones, la composición farmacéutica comprende al menos un excipiente o vehículo que controla la no liberación. En determinadas realizaciones, la composición farmacéutica comprende al menos un excipiente o vehículo que controla la liberación y al menos uno que controla la no liberación. En determinadas realizaciones, la
composición farmacéutica se formula como una composición secada por atomización que comprende al menos un agente antigelificante.
En determinadas realizaciones, en la presente memoria se proporcionan composiciones farmacéuticas, como se reivindica, en combinación con uno o más vehículos farmacéuticamente aceptables adicionales, cada uno de los cuales se selecciona del grupo que consiste en manitol, glicolato sódico de almidón (EXPLOTAB®), ácido cítrico, PEG400, PEG6000, polivinilpirrolidona (PVP), polioxilglicéridos de lauroilo (GELUCIRE® 44/14, Gattefosse Corp., Paramus, N.J.), PLURONIC® F68, dióxido de silicona, y agua. PLURONIC® F68 (también conocido como Poloxámero 188) es un copolímero en bloque de óxido de etileno y óxido de propileno.
Según la invención, en la presente memoria se proporciona una composición farmacéutica que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, e hidroxipropil-p-ciclodextrina (HPBCD). En determinadas realizaciones, la composición que contiene HPBCD se formula como una disolución acuosa, que se obtiene añadiendo una disolución acuosa de HPBCD a una concentración deseada a la cantidad apropiada del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, para conseguir una concentración final deseada del compuesto, incluyendo, pero no limitado a, concentraciones finales de aproximadamente 1, aproximadamente 2, aproximadamente 3, aproximadamente 5, aproximadamente 10, aproximadamente 15, aproximadamente 50, o aproximadamente 100 mg/mL. En determinadas realizaciones, la composición de HPBCD contiene aproximadamente HPBCD al 5 %. En determinadas realizaciones, la composición de HPBCD contiene aproximadamente HPBCD al 22 %. En determinadas realizaciones, la composición farmacéutica contiene 2, 3, o 5 mg/mL de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en HPBCD al 5 %. En determinadas realizaciones, la composición farmacéutica contiene 1, 3, o 10 mg/mL de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en HPBCD al 22 %. Las composiciones farmacéuticas ejemplares se muestran en la Tabla 1.
Tabla 1

En otra realización más, en la presente memoria se proporciona la composición farmacéutica proporcionada en la presente memoria para reconstitución con una disolución acuosa que comprende uno o más vehículos farmacéuticamente aceptables, antes de la administración. En determinadas realizaciones, la composición farmacéutica comprende el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo y HPBCD en un vial. En otra realización más, la composición farmacéutica comprende de aproximadamente 1 a aproximadamente 200 mg, de aproximadamente 10 a aproximadamente 100 mg, o de aproximadamente 10 a 60 mg, o 10 mg, 12 mg, 14 mg, 16 mg, 18 mg, 20 mg, 25 mg, 27 mg, 30 mg, 35 mg, 40 mg, 45 mg, 50 mg, 55 mg, o 60 mg del compuesto, o una sal o solvato farmacéuticamente aceptable del mismo. En determinadas realizaciones, la disolución acuosa comprende 5 % en peso de HPBCD. En determinadas realizaciones, la disolución acuosa comprende 22 % en peso de HPBCD.
También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con PEG 400 y agua. Por ejemplo, la relación entre PEG400 y agua es 3 a 1.
También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con manitol y EXPLOTAB®. Por ejemplo, la composición farmacéutica se formula como cápsulas. Las composiciones farmacéuticas ejemplares se muestran en la Tabla 2.
Tabla 2


También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con manitol, EXPLOTAB®, y ácido cítrico. Por ejemplo, la composición farmacéutica se formula como cápsulas. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, está micronizado, p. ej., usando un molino de chorro. Las composiciones farmacéuticas ejemplares se muestran en la Tabla 3.
Tabla 3

También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con PEG6000, manitol, y EXPLOTAB®. Por ejemplo, la composición farmacéutica se formula como cápsulas. Las composiciones farmacéuticas ejemplares se muestran en la Tabla 4.
Tabla 4

También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con polivinilpirrolidona (PVP), manitol, y EXPLOTAB®. Por ejemplo, la composición farmacéutica se formula como cápsulas. Las composiciones farmacéuticas ejemplares se muestran en la Tabla 5.
Tabla 5

También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con GELUCIRE®. Por ejemplo, la composición farmacéutica se formula como cápsulas. Por ejemplo, la composición farmacéutica comprende un dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea y GELUCIRE® 44/14. Una composición farmacéutica ejemplar se muestra en la Tabla 6.
Tabla 6

También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con GELUCIRE® y PEG6000. Por ejemplo, la composición farmacéutica se formula como cápsulas. Por ejemplo, la composición farmacéutica comprende tres partes en peso de GELUCIRE® y una parte en peso de PEG6000.
También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con manitol, EXPLOTAB®, y PLURONIC® F68. Por ejemplo, la composición farmacéutica se formula como cápsulas. Una composición farmacéutica ejemplar se muestra en la Tabla 7.
Tabla 7

También se describe en la presente memoria una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con GELUCIRE®, PEG6000, dióxido de silicona, manitol, y EXPLOTAB®. Por ejemplo, la composición farmacéutica se formula como cápsulas. Una composición farmacéutica ejemplar se muestra en la Tabla 8.
Tabla 8

En otra realización más, en la presente memoria se proporciona una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con HPBCD, manitol, y EXPLOTAB®. En determinadas realizaciones, la composición farmacéutica se formula como cápsulas. Una composición farmacéutica ejemplar se muestra en la Tabla 9.
Tabla 9

En otra realización más, en la presente memoria se proporciona una composición farmacéutica, que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con HPBCD. En determinadas realizaciones, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo usado en la composición farmacéutica es un cocristal del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y HPBCD. Tal y como se usa aquí, el término “cocristal” se refiere a un cristal que contiene dos o más componentes moleculares distintos en la red de cristal (celda unitaria). Una composición farmacéutica ejemplar se muestra en la Tabla 10.
Tabla 10

En la presente memoria se proporciona una composición farmacéutica secada por atomización que comprende el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y HPBCD. En determinadas realizaciones, la composición secada por atomización se obtiene secando por atomización una disolución acuosa del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y al menos un agente antigelificante. En determinadas realizaciones, la disolución acuosa se obtiene añadiendo una disolución acuosa de HPBCD a una concentración deseada a la cantidad apropiada del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, para conseguir una concentración final deseada del compuesto, incluyendo, pero no limitado a, concentraciones finales de aproximadamente 1, aproximadamente 2, aproximadamente 3, aproximadamente 5, aproximadamente 10, aproximadamente 15, aproximadamente 30, aproximadamente 40, aproximadamente 50, aproximadamente 75, o aproximadamente 100 mg/mL. En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden aproximadamente HPBCD al 5 %. En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden aproximadamente HPBCD al 22 %. En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden aproximadamente HPBCD al 20 %. En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden aproximadamente HPBCD al 40 %. En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden aproximadamente HPBCD al 50 %. En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden 20, 30, 40, 45, o 50 mg de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en cada mL de HPBCD al 30, 40 o 50 %. En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden 30, 40, o 50 mg de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en cada mL de HPBCD al 40 %. En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden aproximadamente 40 mg de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en cada mL de aproximadamente HPBCD al 40 %.
En determinadas realizaciones, las composiciones proporcionadas en la presente memoria comprenden el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo y HPBCD en una relación de aproximadamente 1:5, 1:7, 1:10, 1:13, 1:15, o 1:20 en peso. En determinadas realizaciones, las composiciones
proporcionadas en la presente memoria comprenden el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo y HPBCD en una relación de aproximadamente 1:10 en peso. En una realización ejemplar, aproximadamente 1,1 g de la composición secada por atomización proporcionada en la presente memoria comprende aproximadamente 100 mg del compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo y aproximadamente 1.000 mg de HPBCD. En otra realización ejemplar, aproximadamente 2,2 g de la composición secada por atomización proporcionada en la presente memoria comprende aproximadamente 200 mg del compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo y aproximadamente 2.000 mg de HPBCD.
En determinadas realizaciones, en la presente memoria se proporciona una composición farmacéutica secada por atomización para reconstitución con una disolución acuosa, antes de la administración. En determinadas realizaciones, la composición farmacéutica secada por atomización en un vial. En determinadas realizaciones, las composiciones secadas por atomización proporcionadas en la presente memoria se reconstituyen con agua para proporcionar una disolución acuosa que comprende aproximadamente 1-10, 2-10, 3-10, 2-8, o 3-7 mg de la composición secada por atomización por mL de agua. En determinadas realizaciones, las composiciones secadas por atomización proporcionadas en la presente memoria se reconstituyen con agua para proporcionar una disolución acuosa que comprende aproximadamente 1, 2, 3, 4, 5, 6, 7, 8, 9 o 10 mg de la composición secada por atomización por mL de agua.
En determinadas realizaciones, las composiciones farmacéuticas proporcionadas en la presente memoria se formulan en una dosificación de aproximadamente 1 a aproximadamente 100 mg, o de aproximadamente 1 a aproximadamente 60 mg, o de aproximadamente 10 a aproximadamente 60 mg, de aproximadamente 10 a aproximadamente 40 mg, de aproximadamente 10 a aproximadamente 27 mg, o de aproximadamente 10 a aproximadamente 25 mg del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo.
En determinadas realizaciones, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo usado en las composiciones farmacéuticas proporcionadas en la presente memoria está en una forma sólida. Las formas sólidas adecuadas incluyen, pero no están limitadas a, formas sólidas que comprenden la base libre del compuesto de Fórmula I, y formas sólidas que comprenden sales del compuesto de Fórmula I, incluyendo, pero no limitado a, sales de HCl, sales de HBr, sales sulfato, sales mesilato, sales esilato, sales edisilato, sales besilato, sales tosilato, y sales napsilato. En determinadas realizaciones, las sales de HCl del compuesto de Fórmula I incluyen sales de mono-HCl y sales de bis-HCl. En determinadas realizaciones, las formas sólidas proporcionadas en la presente memoria incluyen polimorfos, solvatos (incluyendo hidratos), y cocristales que comprenden el compuesto de Fórmula I y/o sales del mismo. En determinadas realizaciones, la forma sólida es un cocristal del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y HPBCD. En determinadas realizaciones, el compuesto de Fórmula I usado en las composiciones farmacéuticas proporcionadas en la presente memoria es una sal dihidrocloruro de W-(5-terc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea. Algunas de estas formas sólidas se describen en la Solic. Provisional de EE. UU. con No. de. Serie 60/994.635, presentada el 19 de septiembre de 2007; Solic. de Patente con No. de Serie 12/233.906, presentada el 19 de septiembre de 2008, publicada como Pub. de EE. UU. No. 2009/0131426 el 21 de mayo de 2009.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden formularse en varias formas de dosificación para administración oral, parenteral, y tópica. Las composiciones farmacéuticas también pueden formularse como formas de dosificación con liberación modificada, incluyendo liberación retrasada, extendida prolongada, sostenida, pulsada, controlada, acelerada y rápida, dirigida, programada, y formas de dosificación de retención gástrica. Estas formas de dosificación pueden prepararse según métodos y técnicas convencionales conocidas para los expertos en la técnica (véase, Remington: The Science and Practice o f Pharmacy, supra; Modified-Release Drug Deliver Technology, Rathbone et al., Eds., Drugs and the Pharmaceutical Science, Marcel Dekker, Inc.: Nueva York, NY, 2003; Vol. 126).
En determinadas realizaciones, las composiciones farmacéuticas se proporcionan en una forma de dosificación para administración oral. En determinadas realizaciones, las composiciones farmacéuticas se proporcionan en una forma de dosificación para administración parenteral. En otra realización más, las composiciones farmacéuticas se proporcionan en una forma de dosificación para administración tópica.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden proporcionarse en una forma de dosificación unitaria o forma de dosificación múltiple. Una -forma de dosificación unitaria, tal y como se usa en la presente memoria, se refiere a una unidad físicamente discreta adecuada para administración a sujetos humanos y animales, y envasada individualmente como se conoce en la técnica. Cada dosis unitaria contiene una cantidad predeterminada del o de los ingredientes activos suficiente para producir el efecto terapéutico deseado, en asociación con los vehículos o excipientes farmacéuticos requeridos. Los ejemplos de una forma de dosificación unitaria incluyen una ampolla, jeringa, y comprimido y cápsula envasado individualmente. Una forma de dosificación unitaria puede administrarse en fracciones o múltiplos de la misma. Una forma de dosificación múltiple es una pluralidad de formas de dosificación unitarias idénticas envasadas en un único contenedor para administrarse en forma de dosificación unitaria segregada. Los ejemplos de una forma de dosificación múltiple incluyen un vial, bote de comprimidos o cápsulas, o botella de pintas o galones.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden administrarse en una vez o múltiples veces a intervalos de tiempo. Se entiende que la dosificación y duración del tratamiento precisas pueden variar con la edad, peso, y afección del paciente que se está tratando, y pueden determinarse empíricamente usando protocolos de ensayo conocidos o por extrapolación de datos de ensayos in vivo o in vitro o de diagnóstico. Se entiende además que, para cualquier individuo particular, los regímenes de dosificación específicos deben ajustarse con el tiempo según la necesidad individual y el criterio profesional de la persona que administra o supervisa la administración de las formulaciones.
A. Administración oral
Además de las discutidas anteriormente, las composiciones farmacéuticas proporcionadas en la presente memoria pueden proporcionarse en formas de dosificación sólidas, semisólidas o líquidas para la administración oral. Tal y como se usa en la presente memoria, la administración oral también incluye la administración bucal, lingual, y sublingual. Las formas de dosificación orales adecuadas incluyen, pero no están limitadas a, comprimidos, cápsulas, píldoras, tabletas, comprimidos para chupar, pastillas, sellos, bolitas, chicle medicado, gránulos, polvos a granel, polvos o gránulos efervescentes o no efervescentes, disoluciones, emulsiones, suspensiones, disoluciones, obleas, granos, elixires, y jarabes. Además del ingrediente activo y HPBCD, las composiciones farmacéuticas pueden contener uno o más vehículos o excipientes farmacéuticamente aceptables, incluyendo, pero no limitado a, aglutinantes, rellenos, diluyentes, disgregantes, agentes humectantes, lubricantes, deslizantes, agentes colorantes, inhibidores de la migración de tinte, agentes edulcorantes, y agentes saporíferos.
Los aglutinantes o granuladores imparten cohesividad a un comprimido para asegurar que el comprimido permanece intacto después de la compresión. Los aglutinantes o granuladores adecuados incluyen, pero no están limitados a, almidones, tales como almidón de maíz, almidón de patata, y almidón pregelatinizado (p. ej., STARCH 1500); gelatina; azúcares, tales como sacarosa, glucosa, dextrosa, molasas, y lactosa; gomas naturales y sintéticas, tales como arábiga, ácido algínico, alginatos, extracto de musgo irlandés, goma panwar, goma ghatti, mucílago de vainas de isabgol, carboximetilcelulosa, metilcelulosa, polivinilpirrolidona (PVP), Veegum, arabogalactano de alerce, tragacanto en polvo, y goma guar; celulosas, tales como etil celulosa, acetato de celulosa, carboximetil celulosa de calcio, carboximetil celulosa de sodio, metil celulosa, hidroxietilcelulosa (HEC), hidroxipropilcelulosa (HPC), hidroxipropil metil celulosa (HPMC); celulosa microcristalinas, tal como AVICEL-PH-101, AVIc El -PH-103, a V iCEL RC-581, AVICEL-PH-105 (FMC Corp., Marcus Hook, PA); y mezclas de los mismos. Los rellenos adecuados incluyen, pero no están limitados a, talco, carbonato de calcio, celulosa microcristalina, celulosa en polvo, dextratos, caolín, manitol, ácido silícico, sorbitol, almidón, almidón pregelatinizado, y mezclas de los mismos. El aglutinante o relleno puede estar presente de aproximadamente 50 a aproximadamente 99 % en peso en las composiciones farmacéuticas proporcionadas en la presente memoria.
Los diluyentes adecuados incluyen, pero no están limitados a, fosfato de dicalcio, sulfato de calcio, lactosa, sorbitol, sacarosa, inositol, celulosa, caolín, manitol, cloruro de sodio, almidón seco, y azúcar en polvo. Determinados diluyentes, tales como manitol, lactosa, sorbitol, sacarosa, e inositol, cuando están presentes en una cantidad suficiente, puede impartir propiedades a algunos comprimidos comprimidos que permitan la disgregación en la boca por masticación. Dichos comprimidos comprimidos pueden usarse como comprimidos masticables.
Los disgregantes adecuados incluyen, pero no están limitados a, agar; bentonita; celulosas, tales como metilcelulosa y carboximetilcelulosa; productos de madera; esponja natural; resinas de intercambio catiónico; ácido algínico; gomas, tales como goma guar y Veegum HV; pulpa de cítrico; celulosas reticuladas, tales como croscarmelosa; polímeros reticulados, tales como crospovidona; almidones reticulados; carbonato de calcio; celulosa microcristalina, tal como glicolato sódico de almidón; polacrilina potasio; almidones, tales como almidón de maíz, almidón de patata, almidón de tapioca, y almidón pregelatinizado; arcillas; alginas; y mezclas de los mismos. La cantidad de un disgregante en las composiciones farmacéuticas proporcionadas en la presente memoria varía dependiendo del tipo de formulación, y la pueden averiguar fácilmente los expertos en la técnica. Las composiciones farmacéuticas proporcionadas en la presente memoria pueden contener de aproximadamente 0,5 a aproximadamente 15 % o de aproximadamente 1 a aproximadamente 5 % en peso de un disgregante.
Los lubricantes adecuados incluyen, pero no están limitados a, estearato de calcio; estearato de magnesio; aceite mineral; aceite mineral ligero; glicerina; sorbitol; manitol; glicoles, tales como behenato de glicerol y polietilenglicol (PEG) (p. ej., PEG400 y PEG6000); ácido esteárico; lauril sulfate de sodio; talco; aceite vegetal hidrogenado, incluyendo aceite de cacahuete, aceite de semilla de algodón, aceite de girasol, aceite de sésamo, aceite de oliva, aceite de maíz, y aceite de soja; estearato de cinc; oleato de etilo; laureato de etilo; agar; almidón; licopodio; sílice (dióxido de silicona) o geles de sílice, tales como AEROSIL® 200 (W.R. Grace Co., Baltimore, MD) y CAB-O-SIL® (Cabot Co. of Boston, MA); y mezclas de los mismos. Las composiciones farmacéuticas proporcionadas en la presente memoria pueden contener aproximadamente 0,1 a aproximadamente 5 % en peso de un lubricante.
Los deslizantes adecuados incluyen dióxido de silicio coloidal, CAB-O-SIL® (Cabot Co. of Boston, MA), y talco sin asbestos. Los agentes colorantes incluyen cualquiera de los tintes FD&C aprobados, certificados, solubles en agua, y tintes FD&C insolubles en agua suspendidos en hidrato de alúmina, y lacas de color y mezclas de los mismos. Una laca de color es la combinación por adsorción de un tinte soluble en agua con un óxido hidratado de un metal pesado, dando lugar a una forma insoluble del tinte. Los agentes saporíferos incluyen sabores naturales extraídos de plantas,
tales como frutas, y mezclas sintéticas de compuestos que producen una sensación de sabor agradable, tal como menta y salicilato de metilo. Los agentes edulcorantes incluyen sacarosa, lactosa, manitol, jarabes, glicerina, y edulcorantes artificiales, tales como sacarina y aspartamo. Los agentes emulsionantes adecuados incluyen gelatina, goma arábiga, de tragacanto, bentonita, y tensioactivos, tales como monooleato de sorbitán polioxietilenado (p. ej., TWEEN® 20), poloxámeros (p. ej., PLURONIC® F68), monooleato de sorbitán polioxietilenado 80 (p. ej., TWEEN® 80), y oleato de trietanolamina. Los agentes de suspensión y dispersión incluyen carboximetilcelulosa de sodio, pectina, goma de tragacanto, Veegum, arábiga, carbometilcelulosa de sodio, hidroxipropil metilcelulosa, polivinilpirrolidona, y polioxilglicéridos de lauroilo (p. ej., GELUCIRE® 44/14). Los conservantes incluyen glicerina, metil y propilparabeno, ácido benzoico, benzoato de sodio y alcohol. Los agentes humectantes incluyen monoestearato de propilen glicol, monooleato de sorbitán, monolaurato de dietilen glicol, y lauril éter de polioxietileno. Los disolventes incluyen glicerina, sorbitol, alcohol etílico, y jarabe. Los ejemplos de líquidos no acuosos utilizados en emulsiones incluyen aceite mineral y aceite de semilla de algodón. Los ácidos orgánicos incluyen ácido cítrico y tartárico. Las fuentes de dióxido de carbono incluyen bicarbonato de sodio y carbonato de sodio.
Los agentes antigelificantes adecuados incluyen, pero no están limitados a, ciclodextrinas, incluyendo a-ciclodextrina, p-ciclodextrina, sulfobutiléter-p-ciclodextrina, sulfobutiléter 7-p-ciclodextrina (CAPTISOL®, CyDex, Lenexa, KS), propano-1,2-diol, sulfosuccinato de trisodio, ácido cítrico y citrato soluble en agua.
Debe entenderse que muchos vehículos y excipientes pueden cumplir varias funciones, incluso en la misma formulación.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden proporcionarse como comprimidos comprimidos, triturados de comprimido, pastillas masticables, comprimidos de disolución rápida, comprimidos de compresión múltiple, o comprimidos con recubrimiento entérico, comprimidos recubiertos con azúcar, o recubiertos con una película. Los comprimidos con recubrimiento entérico son comprimidos comprimidos recubiertos con sustancias que resisten la acción del ácido del estómago, pero que se disuelven o disgregan en el intestino, protegiendo así a los ingredientes activos del entorno ácido del estómago. Los recubrimientos entéricos incluyen, pero no están limitados a, ácidos grasos, grasas, salicilato de fenilo, ceras, goma laca, goma laca amoniacal, y ftalatos de acetato de celulosa. Los comprimidos recubiertos con azúcar son comprimidos comprimidos rodeados por un recubrimiento de azúcar, que puede ser beneficioso para enmascarar sabores u olores desagradables y para proteger a los comprimidos de la oxidación. Los comprimidos recubiertos con película son comprimidos comprimidos que están cubiertos con una capa fina o película de un material soluble en agua. Los recubrimientos con película incluyen, pero no están limitados a, hidroxietilcelulosa, carboximetilcelulosa de sodio, polietilenglicol 4000, y ftalato de acetato de celulosa. El recubrimiento con película imparte las mismas características generales que el recubrimiento con azúcar. Los comprimidos con compresión múltiple son comprimidos comprimidos preparados por más de un ciclo de compresión, incluyendo comprimidos en capas, y comprimidos recubiertos por presión o recubiertos en seco.
Las formas de dosificación en comprimidos pueden prepararse a partir del ingrediente activo en forma de polvo, cristalina, o granular, solo o en combinación con uno o más vehículos o excipientes descritos en la presente memoria, incluyendo aglutinantes, disgregantes, polímeros de liberación controlada, lubricantes, diluyentes, y/o colorantes. Los agentes saporíferos y edulcorantes son especialmente útiles en la formación de comprimidos y pastillas masticables.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden proporcionarse como cápsulas blandas o duras, que pueden prepararse a partir de gelatina, metilcelulosa, almidón, o alginato de calcio. La cápsula de gelatina dura, también conocida como la cápsula de llenado en seco (DFC), consiste en dos secciones, deslizándose una sobre la otra, incluyendo así completamente el ingrediente activo. La cápsula elástica blanda (SEC) es una cubierta blanda, globular, tal como una cubierta de gelatina, que se plastifica por la adición de glicerina, sorbitol, o un poliol similar. Las cubiertas de gelatina blanda pueden contener un conservante para prevenir el crecimiento de microorganismos. Los conservantes adecuados son los descritos en la presente memoria, incluyendo metil y propilparabenos, y ácido sórbico. Las formas de dosificación líquidas, semisólidas y sólidas proporcionadas en la presente memoria pueden estar encapsuladas en una cápsula. Las formas de dosificación líquidas y semisólidas adecuadas incluyen disoluciones y suspensiones en carbonato de propileno, aceites vegetales, o triglicéridos. Las cápsulas que contienen dichas disoluciones puedes prepararse como se describe en las Pat. de EE. UU. Nos.
4.328.245; 4.409.239; y 4.410.545. Las cápsulas también pueden estar recubiertas como conocen los expertos en la técnica, con el fin de modificar o sostener la disolución del ingrediente activo.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden proporcionarse en formas de dosificación líquidas y semisólidas, incluyendo emulsiones, disoluciones, suspensiones, elixires, y jarabes. Una emulsión es un sistema de dos fases, en el que un líquido se dispersa en la forma de glóbulos pequeños a lo largo de otro líquido, que puede ser aceite en agua o agua en aceite. Las emulsiones pueden incluir un líquido o disolvente no acuoso farmacéuticamente aceptable, agente emulsionante, y conservante. Las suspensiones pueden incluir un agente de suspensión y conservante farmacéuticamente aceptable. Las disoluciones alcohólicas acuosas pueden incluir un acetal farmacéuticamente aceptable, tal como un acetal de di(alquilo inferior) de un alquil aldehído inferior, p. ej., acetal de acetaldehído de dietilo; y un disolvente miscible en agua que tiene uno o más grupos hidroxilo, tal como propilen glicol y etanol. Los elixires son disoluciones claras, edulcoradas e hidroalcohólicas. Los jarabes son disoluciones acuosas concentradas de un azúcar, por ejemplo, sacarosa, y también pueden contener un conservante. Para una forma de dosificación líquida, por ejemplo, una disolución en un polietilenglicol puede diluirse con una
cantidad suficiente de un vehículo líquido farmacéuticamente aceptable, p. ej., agua, para ser medido convenientemente para administración.
Otras formas de dosificación líquidas y semisólidas útiles incluyen, pero no están limitadas a, las que contienen el o los ingredientes activos proporcionados en la presente memoria, y un mono o polialquilen glicol dialquilado, incluyendo, 1.2- dimetoximetano, diglima, triglima, tetraglima, éter dimetílico de polietilenglicol-350, éter dimetílico de polietilenglicol-550, éter dimetílico de polietilenglicol-750, en donde 350, 550, y 750 se refieren al peso molecular promedio aproximado del polietilenglicol. Estas formulaciones pueden comprender además uno o más antioxidantes, tales como hidroxitolueno butilado (BHT), hidroxianisol butilado (BHA), galato de propilo, vitamina E, hidroquinona, hidroxicumarinas, etanolamina, lecitina, cefalina, ácido ascórbico, ácido málico, sorbitol, ácido fosfórico, bisulfito, metabisulfito de sodio, ácido tiodipropiónico y sus ésteres, y ditiocarbamatos.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden proporcionarse como gránulos y polvos no efervescentes o efervescentes, para reconstituirse en una forma de dosificación líquida. Los vehículos y excipientes farmacéuticamente aceptables usados en los gránulos o polvos no efervescentes pueden incluir diluyentes, edulcorantes y agentes humectantes. Los vehículos y excipientes farmacéuticamente aceptables usados en los gránulos o polvos efervescentes pueden incluir ácidos orgánicos y una fuente de dióxido de carbono.
En todas las formas de dosificación anteriores pueden usarse agentes colorantes y saporíferos.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden formularse como formas de dosificación de liberación inmediata o modificada, incluyendo formas de liberación retrasada, sostenida, pulsada, controlada, dirigida, y programada.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden coformularse con otros ingredientes activos que no afectan la acción terapéutica deseada, o con sustancias que suplementan la acción deseada.
B. Administración parenteral
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden administrarse parenteralmente por inyección, infusión, o implante, para una administración local o sistémica. La administración parenteral, tal y como se usa en la presente memoria, incluye la administración intravenosa, intraarterial, intraperitoneal, intratecal, intraventricular, intrauretral, intraesternal, intracraneal, intramuscular, intrasinovial, y subcutánea.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden formularse en cualesquiera formas de dosificación que sean adecuadas para la administración parenteral, incluyendo disoluciones, suspensiones, emulsiones, micelas, liposomas, microesferas, nanosistemas, y formas sólidas adecuadas para disoluciones o suspensiones en líquido antes de la inyección. Dichas formas de dosificación pueden prepararse según métodos convencionales conocidos para los expertos en la técnica de la ciencia farmacéutica (véase, Remington: The Science and Practice o f Pharmacy, supra).
Las composiciones farmacéuticas pretendidas para administración parenteral pueden incluir uno o más vehículos y excipientes farmacéuticamente aceptables, incluyendo, pero no limitado a, vehículos acuosos, vehículos miscibles en agua, vehículos no acuosos, agentes antimicrobianos o conservantes frente al crecimiento de microorganismos, estabilizantes, potenciadores de la solubilidad, agentes isotónicos, agentes tamponadores, antioxidantes, anestésicos locales, agentes de suspensión y dispersión, agentes humectantes o emulsionantes, agentes formadores de complejos, agentes secuestrantes o quelantes, crioprotectores, lioprotectores, agentes espesantes, agentes para el ajuste del pH, y gases inertes.
Los vehículos acuosos adecuados incluyen, pero no están limitados a, agua, disolución salina, disolución salina fisiológica o disolución salina tamponada con fosfato (PBS), inyección de cloruro de sodio, inyección de Ringer, inyección de dextrosa isotónica, inyección de agua estéril, inyección de dextrosa y Ringer con lactato. Los vehículos no acuosos incluyen, pero no están limitados a, aceites fijados de origen vegetal, aceite de ricino, aceite de maíz, aceite de semilla de algodón, aceite de oliva, aceite de cacahuete, aceite de menta, aceite de alazor, aceite de sésamo, aceite de soja, aceites vegetales hidrogenados, aceite de soja hidrogenado, y triglicéridos de cadena media de aceite de coco, y aceite de semilla de palma. Los vehículos miscibles en agua incluyen, pero no están limitados a, etanol, 1.3- butanodiol, polietilenglicol líquido (p. ej., polietilenglicol 300 y polietilenglicol 400), propilen glicol, glicerina, W-metil-2-pirrolidona, W,W-dimetilacetamida, y dimetil sulfóxido.
Los agentes antimicrobianos o conservantes adecuados incluyen, pero no están limitados a, fenoles, cresoles, mercuriales, alcohol bencílico, clorobutanol, p-hidroxibenzoatos de metilo y propilo, timerosal, cloruro de benzalconio (p. ej., cloruro de bencetonio), metil y propilparabenos, y ácido sórbico. Los agentes isotónicos adecuados incluyen, pero no están limitados a, cloruro de sodio, glicerina, y dextrosa. Los agentes tamponadores adecuados incluyen, pero no están limitados a, fosfato y citrato. Los antioxidantes adecuados son aquellos como se describen en la presente memoria, incluyendo bisulfito y metabisulfito de sodio. Los anestésicos locales adecuados incluyen, pero no están limitados a, hidrocloruro de procaína. Los agentes de suspensión y dispersión adecuados son aquellos como se describen en la presente memoria, incluyendo carboximetilcelulosa de sodio, hidroxipropil metilcelulosa, y polivinilpirrolidona. Los agentes emulsionantes adecuados incluyen aquellos descritos en la presente memoria,
incluyendo monolaurato de sorbitán polioxietilenado, monooleato de sorbitán polioxietilenado 80, y oleato de trietanolamina. Los agentes secuestrantes o quelantes adecuados incluyen, pero no están limitados a, EDTA. Los agentes de ajuste del pH adecuados incluyen, pero no están limitados a, hidróxido de sodio, ácido clorhídrico, ácido cítrico, y ácido láctico. Los agentes antigelificantes adecuados incluyen, pero no están limitados a, ciclodextrinas, incluyendo a-ciclodextrina, p-ciclodextrina, hidroxipropil-p-ciclodextrina, sulfobutiléter-p-ciclodextrina, y sulfobutiléter 7-p-ciclodextrina (CAPTISOL®, CyDex, Lenexa, KS), propano-1,2-diol, sulfosuccinato de trisodio, ácido cítrico y citrato soluble en agua.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden formularse para la administración de una dosificación única o múltiple. Las formulaciones de dosificación única se envasan en una ampolla, un vial, o una jeringa. Las formulaciones parenterales de dosificación múltiple deben contener un agente antimicrobiano a concentraciones bacteriostáticas o fungistáticas. Todas las formulaciones parenterales deben ser estériles, como se sabe y practica en la técnica.
En determinadas realizaciones, las composiciones farmacéuticas se proporcionan como disoluciones estériles listas para usar. En determinadas realizaciones, las composiciones farmacéuticas se proporcionan como productos solubles secos estériles, incluyendo polvos liofilizados y comprimidos hipodérmicos, para reconstituirse con un vehículo antes del uso. En otra realización más, las composiciones farmacéuticas se proporcionan como suspensiones estériles listas para usar. En otra realización más, las composiciones farmacéuticas se proporcionan como productos insolubles secos estériles, para reconstituirse con un vehículo antes del uso. En otra realización más, las composiciones farmacéuticas se proporcionan como emulsiones estériles listas para usar.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden formularse como formas de dosificación con liberación inmediata o modificada, incluyendo formas de liberación retrasada, sostenida, pulsada, controlada, dirigida, y programada.
Las composiciones farmacéuticas pueden formularse como una suspensión, sólido, semisólido, o líquido tixotrópico, para la administración como un depósito de implante. En determinadas realizaciones, las composiciones farmacéuticas proporcionadas en la presente memoria se dispersan en una matriz interna sólida, que está rodeada por una membrana polimérica externa que es insoluble en los fluidos corporales, pero que permite que el ingrediente activo en las composiciones farmacéuticas difunda a través de ella.
Las matrices internas adecuadas incluyen polimetilmetacrilato, polibutilmetacrilato, cloruro de polivinilo plastificado o no plastificado, nilón plastificado, tereftalato de polietileno plastificado, goma natural, poliisopreno, poliisobutileno, polibutadieno, polietileno, copolímeros de etileno-acetato de vinilo, gomas de silicona, polidimetilsiloxanos, copolímeros de carbonato de silicona, polímeros hidrófilos, tales como hidrogeles de ésteres de ácido acrílico y metacrílico, colágeno, alcohol polivinílico reticulado, y acetato de polivinilo reticulado parcialmente hidrolizado.
Las membranas poliméricas externas adecuadas incluyen polietileno, polipropileno, copolímeros de etileno/propileno, copolímeros de etileno/acrilato de etilo, copolímeros de etileno/acetato de vinilo, gomas de silicona, polidimetil siloxanos, goma de neopreno, polietileno clorado, cloruro de polivinilo, copolímeros de cloruro de vinilo con acetato de vinilo, cloruro de vinilideno, etileno y propileno, ionómero de tereftalato de polietileno, goma de butilo, gomas de epiclorohidrina, copolímero de etileno/alcohol vinílico, terpolímero de etileno/acetato de vinilo/alcohol vinílico, y copolímero de etileno/viniloxietanol.
C. Administración tópica
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden administrarse por vía rectal, uretral, vaginal, o perivaginal en las formas de supositorios, pesarios, sondas, emplastos o cataplasma, pastas, polvos, vendajes, cremas, escayolas, contraceptivos, pomadas, disoluciones, emulsiones, suspensiones, tampones, geles, espumas, pulverizaciones, o enemas. Estas formas de dosificación pueden fabricarse usando procesos convencionales como se describe en Remington: The Science and Practice o f Pharmacy, supra.
Los supositorios rectales, uretrales, y vaginales son cuerpos sólidos para su inserción en orificios corporales, que son sólidos a las temperaturas ordinarias, pero que se funden o ablandan a la temperatura corporal para liberar el o los ingredientes activos en el interior de los orificios. Los vehículos farmacéuticamente aceptables utilizados en supositorios rectales y vaginales incluyen bases o vehículos, tales como agentes de rigidez, que producen un punto de fusión cercano a la temperatura corporal, cuando se formulan con las composiciones farmacéuticas proporcionadas en la presente memoria; y antioxidantes como se describe en la presente memoria, incluyendo bisulfito y metabisulfito de sodio. Los vehículos adecuados incluyen, pero no están limitados a, manteca de cacao (aceite de teobroma), glicerina-gelatina, carbowax (polioxietilen glicol), espermaceti, parafina, cera blanca y amarilla, y mezclas apropiadas de mono, di y triglicéridos de ácidos grasos, hidrogeles, tales como alcohol polivinílico, hidroxietil metacrilato, ácido poliacrílico; gelatina glicerinada. Pueden usarse combinaciones de los distintos vehículos. Los supositorios rectales y vaginales pueden prepararse por el método comprimido o moldeo. El peso típico de un supositorio rectal y vaginal es aproximadamente 2 a aproximadamente 3 g.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden administrarse por vía intranasal o por inhalación en el tracto respiratorio. Las composiciones farmacéuticas pueden proporcionarse en la forma de un
aerosol o disolución para su administración usando un contenedor presurizado, bomba, pulverizador, atomizador, tal como un atomizador usando electrohidrodinámica para producir un vapor fino, o nebulizador, solo o en combinación con un propelente adecuado, tal como 1,1,1,2-tetrafluoroetano o 1,1,1,2,3,3,3-heptafluoropropano. Las composiciones farmacéuticas también pueden proporcionarse como un polvo seco para insuflación, solo o en combinación con un vehículo inerte, tal como lactosa o fosfolípidos; y gotas nasales. Para el uso intranasal, el polvo puede comprender un agente bioadhesivo, incluyendo quitosán o ciclodextrina.
Las disoluciones o suspensiones para uso en un contenedor presurizado, bomba, pulverizador, atomizador, o nebulizador pueden formularse para contener etanol, etanol acuoso, o un agente alternativo adecuado para dispersar, solubilizar, o prolongar la liberación del ingrediente activo proporcionado en la presente memoria, un propelente como disolvente; y/o un tensioactivo, tal como trioleato de sorbitán, ácido oleico, o un ácido oligoláctico.
Las composiciones farmacéuticas proporcionadas en la presente memoria pueden micronizarse hasta un tamaño adecuado para la administración por inhalación, tal como aproximadamente 50 micrómetros o menos, o aproximadamente 10 micrómetros o menos. Las partículas de dichos tamaños pueden prepararse usando un método de conminución conocido para los expertos en la técnica, tal como molino de chorro en espiral, molino de chorro de lecho fluidificado, procesamiento de fluido supercrítico para formar nanopartículas, homogeneización a alta presión, o secado por atomización.
Las cápsulas, blísteres y cartuchos para uso en un inhalador o insuflador pueden formularse para contener una mezcla en polvo de las composiciones farmacéuticas proporcionadas en la presente memoria; una base de polvo adecuada, tal como lactosa o almidón; y un modificador del rendimiento, tal como /-leucina, manitol, o estearato de magnesio. La lactosa puede ser anhidra o estar en la forma del monohidrato. Otros excipientes o vehículos adecuados incluyen dextrano, glucosa, maltosa, sorbitol, xilitol, fructosa, sacarosa, y trehalosa. Las composiciones farmacéuticas proporcionadas en la presente memoria para administración inhalada/intranasal pueden comprender además un sabor adecuado, tal como mentol y levomentol, o edulcorantes, tales como sacarina o sacarina sódica.
Las composiciones farmacéuticas proporcionadas en la presente memoria para administración tópica pueden formularse para una liberación inmediata o liberación modificada, incluyendo liberación retrasada, sostenida, pulsada, controlada, dirigida, y programada.
Métodos de uso
También se describe en la presente memoria un método para tratar leucemia mieloide aguda en un paciente, que comprende administrar al paciente que tiene leucemia mieloide aguda una cantidad terapéuticamente efectiva del compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo, en donde el paciente es recidivante o refractario a una terapia de cáncer anterior. Por ejemplo, el paciente es recidivante después de una primera, segunda, tercera o subsiguiente terapia del cáncer.
El paciente puede tener 60 años o más y ser recidivante después de una terapia del cáncer de primera línea. Por ejemplo, el paciente tiene 18 años o más y es recidivante o refractario después de una terapia del cáncer de segunda línea. Por ejemplo, el paciente tiene 18 años o más y es recidivante o refractario después de una tercera o subsiguiente línea de terapia del cáncer. Por ejemplo, el paciente tiene 60 años o más y es refractario a una terapia del cáncer de primera línea. Por ejemplo, el paciente tiene 70 años o más y no ha sido tratado previamente. Por ejemplo, el paciente tiene 70 años o más y no es elegible para y/o es improbable que se beneficie de la terapia del cáncer.
Los pacientes que no han sido tratados previamente que no son elegibles para y/o es improbable que se beneficien de la terapia del cáncer incluyen a los pacientes que tienen al menos uno de los siguientes factores adversos: MDS (síndrome mielodisplásico) previo, citogenética desfavorable en el diagnóstico, estado funcional del ECOG (Eastern Cooperative Oncology Group) 1,2 o 3, o >75 años de edad.
Por ejemplo, el paciente tiene
a) 60 años o más y es recidivante después de una terapia del cáncer de primera línea,
b) 60 años o más y es refractario a una terapia del cáncer de primera línea,
c) 18 años o más y es recidivante o refractario después de una terapia del cáncer de segunda línea, o
d) 70 años o más y no ha sido tratado previamente y no es elegible para y/o es improbable que se beneficie de la terapia del cáncer.
Por ejemplo, el paciente es recidivante después de una terapia del cáncer de tercera línea o una terapia de rescate.
La leucemia mieloide aguda es resistente o refractaria a fármacos de la terapia del cáncer usados actualmente para tratar AML o están actualmente en ensayos clínicos para el tratamiento de AML. Por ejemplo, la leucemia mieloide aguda es resistente o refractaria a PKC-412, MLN-518, CEP-701, CT 53518, CT-53608, CT-52923, D-64406, D-65476, AGL-2033, AG1295, AG1296, KN-1022, KW-2449, SU5416, SU5614, SU11248 (sunitinib), L-00021649, BAY-43-9006 (sorafenib), imatinib, CHIR-258, citarabina, clofarabina, azacitidina, daunorrubicina, idarrubicina, tioguanina,
etopósido, decitabina, fludarabina, mitoxantrona, pixantrona, doxorrubicina, etopósido, vorinostat, sapacitabina, gemtuzumab ozogamicina, melfalán, oxaliplatino, cisplatino, carboplatino, satraplatino o busulfán.
Por ejemplo, la leucemia mieloide aguda es resistente o refractaria a citarabina, daunorrubicina, idarrubicina, mitoxantrona, 6-tioguanina, 6-mercaptopurina, fludarabina, vincristina, etopósido, prednisona o una combinación de los mismos.
El paciente puede tener 60, 65, 70, 75, 80, 85 años o más y ser recidivante después de una terapia del cáncer de primera línea. Por ejemplo, el paciente tiene 60, 65, 70, 75, 80, 85 años o más y es refractario a una terapia del cáncer de primera línea. Por ejemplo, el paciente tiene 18, 20, 25, 30, 35, 40, 45, 50, 55, 60, 65, 70, 75, 80, 85 años o más y es recidivante después de una terapia del cáncer de segunda línea. Por ejemplo, el paciente tiene 70, 75, 80, 85 años o más y no ha sido tratado previamente y no es elegible para y/o es improbable que se beneficie de terapia del cáncer.
Los pacientes que no han sido tratados previamente y no son elegibles para y/o es improbable que se beneficien de la quimioterapia incluyen a los pacientes que tienen al menos uno de los siguientes factores adversos: MDS (síndrome mielodisplásico) previo, citogenética desfavorable en el diagnóstico, estado funcional de ECOG (Eastern Cooperative Oncology Group) 2, o >75 años de edad.
El paciente puede tratarse sobre la base de la puntuación del estado funcional del Eastern Cooperative Oncology Group (ECOG) del paciente para leucemia. El estado funcional de ECOG puede puntuarse en una escala de 0 a 5, con 0 indicando asintomático; 1 indicando sintomático, pero completamente ambulante; 2 indicando sintomático y <50 % en cama durante el día; 3 indicando sintomático y >50 % en cama, pero no confinado en cama; 4 indicando confinado en cama; y 5 indicando muerte. Por ejemplo, el paciente tiene una puntuación de estado funcional de ECOG de 0, 1, 2 o 3. Por ejemplo, el paciente tiene una puntuación de estado funcional de ECOG de 0, 1 o 2. Por ejemplo, el paciente tiene una puntuación de estado funcional de ECOG de 1 o 2. Por ejemplo, el paciente tiene una puntuación de estado funcional de ECOG de 2 o 3. Por ejemplo, el paciente tiene una puntuación de estado funcional de ECOG de 2.
También se describe en la presente memoria un método para tratar una enfermedad proliferativa en un mamífero, que comprende administrar al mamífero que tiene o se sospecha que tiene la enfermedad proliferativa, una cantidad terapéuticamente efectiva del compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo, en donde la cantidad terapéuticamente efectiva es al menos aproximadamente 12 mg por día, y en donde el compuesto se administra con el estómago vacío.
Como también se describe en la presente memoria, los métodos descritos en la presente memoria comprenden administrar el compuesto al menos aproximadamente 2, 3, 4, 5, 6, 7, 8, 9, 10, 11 o 12 horas después de la comida. Por ejemplo, el compuesto se administra aproximadamente 1,2, 3, 4, 5 o 6 horas antes de la comida. Por ejemplo, el compuesto se administra al menos aproximadamente 2 horas después de la comida y aproximadamente 1 hora o más antes de la comida.
Como también se describe en la presente memoria, los métodos descritos en la presente memoria engloban tratar a un sujeto independientemente de la edad del paciente, aunque algunas enfermedades o trastornos son más comunes en determinados grupos de edad. Se describe además en la presente memoria un método para tratar a un sujeto que ha sido sometido a cirugía en un intento de tratar la enfermedad o afección en cuestión, así como el que no lo ha sido. Como los sujetos con cáncer tienen manifestaciones clínicas heterogéneas y resultados clínicos distintos, el tratamiento proporcionado a un sujeto particular puede variar, dependiendo de su pronóstico. El clínico experto será capaz de determinar fácilmente sin experimentación excesiva, los agentes secundarios específicos, tipos de cirugía, y tipos de terapia estándar no basada en fármacos que pueden usarse de manera efectiva para tratar a un sujeto individual con cáncer.
Como también se describe en la presente memoria, los métodos descritos en la presente memoria se usan para tratar a pacientes pretratados intensamente. Un paciente pretratado intensamente se define como un paciente que ha sido tratado previamente, por ejemplo, con tres o más de tres cursos de una terapia del cáncer. Por ejemplo, el paciente pretratado intensamente ha sido pretratado con 3, 4, 5, 6, 7, 8, 9 o 10 regímenes de tratamiento de terapia del cáncer. El paciente pretratado intensamente podría haberse pretratado con cualquier régimen de terapia del cáncer que un experto en la técnica considere adecuado. Por ejemplo, los pacientes pretratados intensamente han sido tratados previamente con uno o más inhibidores de FLT3, por ejemplo, CEP701, PKC412, MLN-518, sunitinib y sorafenib.
Como también se describe en la presente memoria, los métodos descritos en la presente memoria se usan para tratar a pacientes mínimamente pretratados. Los pacientes que no han sido tratados previamente o que han sido tratados, pero no se consideran pretratados intensamente, son pacientes mínimamente pretratados.
Por ejemplo, la cantidad terapéuticamente efectiva está en un rango de aproximadamente 12 a aproximadamente 1.000 mg por día, de aproximadamente 12 a aproximadamente 500 mg por día, de aproximadamente 12 a aproximadamente 450 mg por día, de aproximadamente 12 a aproximadamente 300 mg por día, de aproximadamente 12 a aproximadamente 200 mg por día, de aproximadamente 12 a aproximadamente 100 mg por día, de aproximadamente 12 a aproximadamente 90 mg por día, de aproximadamente 12 a aproximadamente 80 mg por día, de aproximadamente 12 a aproximadamente 70 mg por día, de aproximadamente 15 a aproximadamente 65 mg por
día, o de aproximadamente 20 a aproximadamente 60 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 1.000 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 500 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 450 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 400 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 300 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 200 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 150 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 100 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva
es de aproximadamente 12 a aproximadamente 90 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es
de aproximadamente 12 a aproximadamente 80 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es de
aproximadamente 12 a aproximadamente 70 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es de
aproximadamente 15 a aproximadamente 65 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es de
aproximadamente 20 a aproximadamente 60 mg por día.
Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente 12, aproximadamente 18, aproximadamente
20, aproximadamente 25, aproximadamente 27, aproximadamente 30, aproximadamente 35, aproximadamente 40,
aproximadamente 45, aproximadamente 50, aproximadamente 55, aproximadamente 60, aproximadamente 90,
aproximadamente 100, aproximadamente 135, aproximadamente 150, aproximadamente 200, aproximadamente 300,
o aproximadamente 450 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente 12 mg
por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente 18 mg por día. Por ejemplo, la
cantidad terapéuticamente efectiva es aproximadamente 20 mg por día. Por ejemplo, la cantidad terapéuticamente
efectiva es aproximadamente 25 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente
27 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente 30 mg por día. Por ejemplo,
la cantidad terapéuticamente efectiva es aproximadamente 35 mg por día. Por ejemplo, la cantidad terapéuticamente
efectiva es aproximadamente 40 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente
45 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente 50 mg por día. Por ejemplo,
la cantidad terapéuticamente efectiva es aproximadamente 55 mg por día. Por ejemplo, la cantidad terapéuticamente
efectiva es aproximadamente 60 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente
90 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente 100 mg por día. Por ejemplo,
la cantidad terapéuticamente efectiva es aproximadamente 135 mg por día. Por ejemplo, la cantidad terapéuticamente
efectiva es aproximadamente 150 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente
200 mg por día. Por ejemplo, la cantidad terapéuticamente efectiva es aproximadamente 300 mg por día. Por ejemplo,
la cantidad terapéuticamente efectiva es aproximadamente 450 mg por día.
Por ejemplo, la cantidad terapéuticamente efectiva es 90 mg por día para un paciente femenino y 135 mg por día para
un paciente masculino. Por ejemplo, la cantidad terapéuticamente efectiva es 135 mg por día para un paciente
femenino y 200 mg por día para un paciente masculino.
adamente adamente adamente  adamente
aproximadamente 0,24 mg/kg/día a aproximadamente 9 mg/kg/día.
Por ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 20 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 15 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 10 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 9 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 8 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 7 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 6 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 5 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 5 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 4 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 3 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 2 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,2 a aproximadamente 1 mg/kg/día. Por
ejemplo, la cantidad terapéuticamente efectiva es de aproximadamente 0,24 a aproximadamente 9 mg/kg/día.
La dosis administrada también puede expresarse en unidades distintas de mg/kg/día. Por ejemplo, las dosis para la
administración parenteral pueden expresarse como mg/m2/día. Un experto en la técnica sabrá fácilmente cómo
convertir las dosis de mg/kg/día a mg/m2/día para proporcionar bien la altura o peso de un sujeto o ambas (véase,
www.fda.gov/cder/cancer/animalframe.htm). Por ejemplo, una dosis de 1 mg/kg/día para un ser humano de 65 kg es aproximadamente igual a 38 mg/m2/día.
Por ejemplo, el compuesto I se administra en una cantidad suficiente para proporcionar una concentración plasmática del compuesto en el estado estacionario, que varía de aproximadamente 0,0,02 a aproximadamente 100 pM, de aproximadamente 0,1 a aproximadamente 10 pM, de aproximadamente 0,3 a aproximadamente 10 pM, de aproximadamente 0,9 a aproximadamente 5 pM, de aproximadamente 1 a aproximadamente 4 pM, de aproximadamente 1 a aproximadamente 3 pM o de aproximadamente 1,5 a aproximadamente 3 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 0,02 a aproximadamente 100 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 0,1 a aproximadamente 10 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 0,3 a aproximadamente 10 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 0,9 a aproximadamente 5 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 1 a aproximadamente 4 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 1 a aproximadamente 3 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 1,5 a aproximadamente 3 pM. Tal y como se usa en la presente memoria, el término “concentración plasmática en el estado estacionario” es la concentración alcanzada después de un periodo de administración de un compuesto. Una vez se alcanza el estadio estacionario, hay picos y valles menores en la curva dependiente del tiempo de la concentración plasmática del compuesto.
El compuesto I se administra en una cantidad suficiente para proporcionar una concentración plasmática máxima (concentración pico) del compuesto que varía de aproximadamente 0,0,02 a aproximadamente 100 pM, de aproximadamente 0,1 a aproximadamente 10 pM, de aproximadamente 0,3 a aproximadamente 10 pM, de aproximadamente 0,9 a aproximadamente 5 pM, de aproximadamente 1 a aproximadamente 4 pM, de aproximadamente 1 a aproximadamente 3 pM o de aproximadamente 1,5 a aproximadamente 3 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 0,02 a aproximadamente 100 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 0,1 a aproximadamente 10 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 0,3 a aproximadamente 10 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 0,9 a aproximadamente 5 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 1 a aproximadamente 4 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 1 a aproximadamente 3 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática máxima del compuesto de aproximadamente 1,5 a aproximadamente 3 pM.
Por ejemplo, el compuesto I se administra en una cantidad suficiente para proporcionar una concentración plasmática mínima (concentración valle) del compuesto que varía de aproximadamente 0,02 a aproximadamente 10 pM, de aproximadamente 0,1 a aproximadamente 10 pM, de aproximadamente 0,3 a aproximadamente 10 pM, de aproximadamente 0,6 a aproximadamente 5 pM, aproximadamente 0,6 a aproximadamente 3 pM, de aproximadamente 0,9 a aproximadamente 3 pM, o de aproximadamente 1,5 a aproximadamente 3 pM, cuando se administran más de una dosis. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática mínima del compuesto de aproximadamente 0,02 a aproximadamente 10 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática mínima del compuesto de aproximadamente 0,1 a aproximadamente 10 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática mínima del compuesto de aproximadamente 0,3 a aproximadamente 10 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática mínima del compuesto de aproximadamente 0,6 a aproximadamente 5 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática mínima del compuesto de aproximadamente 0,6 a aproximadamente 3 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática mínima del compuesto de aproximadamente 0,9 a aproximadamente 3 pM. Por ejemplo, la cantidad del compuesto administrada es suficiente para proporcionar una concentración plasmática mínima del compuesto de aproximadamente 1,5 a aproximadamente 3 pM.
El compuesto I puede administrarse en una cantidad suficiente para proporcionar un área bajo la curva (AUC) del compuesto que varía de aproximadamente 100 a aproximadamente 50.000 ng*hr/mL, de aproximadamente 1.000 a aproximadamente 50.000 ng*hr/mL, de aproximadamente 1.500 a aproximadamente 40.000 ng*hr/mL de aproximadamente 2.000 a aproximadamente 35.000 ng*hr/mL, de aproximadamente 2.000 a aproximadamente 35.000 ng*hr/mL, de aproximadamente 9.000 a aproximadamente 35.000 ng*hr/mL, o de aproximadamente 10.000 a aproximadamente 25.000 ng*hr/mL.
El mamífero puede ser un ser humano.
La enfermedad proliferativa puede ser cáncer. Por ejemplo. el cáncer es leucemia.
La leucemia es leucemia linfocítica crónica, leucemia mielocítica crónica, leucemia linfoblástica aguda, leucemia mieloide aguda, y leucemia mieloblástica aguda.
Por ejemplo, la leucemia es leucemia aguda. Por ejemplo, la leucemia aguda es leucemia mieloide aguda (AML). Por ejemplo, la leucemia mieloide aguda es AML no diferenciada (M0), leucemia mieloblástica (M1), leucemia mieloblástica (M2), leucemia promielocítica (M3 o M3 variante [M3V]), leucemia mielomonocítica (M4 o M4 variante con eosinofilia [M4E]), leucemia monocítica (M5), eritroleucemia (M6), o leucemia megacarioblástica (M7). Por ejemplo, la leucemia mieloide aguda es AML no diferenciada (M0). Por ejemplo, la leucemia mieloide aguda es leucemia mieloblástica (M1). Por ejemplo, la leucemia mieloide aguda es leucemia mieloblástica (M2). Por ejemplo, la leucemia mieloide aguda es leucemia promielocítica (M3 o M3 variante [M3V]). Por ejemplo, la leucemia mieloide aguda es leucemia mielomonocítica (M4 o M4 variante con eosinofilia [M4E]). Por ejemplo, la leucemia mieloide aguda es leucemia monocítica (M5). Por ejemplo, la leucemia mieloide aguda es eritroleucemia (M6). Por ejemplo, la leucemia mieloide aguda es leucemia megacarioblástica (M7). Por ejemplo, la leucemia mieloide aguda es leucemia promielocítica.
Por ejemplo, el sujeto tiene una mutación en FLT3 constitutivamente activadora. Por ejemplo, el mutante de FLT3 constitutivamente activador es una mutación FLT3 ITD. Por ejemplo, la leucemia es atribuible a una mutación de duplicación en tándem interno (ITD) de FLT3. Por ejemplo, el paciente tiene una relación alélica alta de FLT3-ITD. Por ejemplo, el paciente tiene una relación alélica intermedia de FLT3-ITD. Por ejemplo, el paciente tiene una relación alélica baja de FLT3-ITD.
Por ejemplo, la leucemia es atribuible a una mutación puntual en FLT3. Por ejemplo, la mutación puntual en FLT3 es una mutación puntual con cambio de sentido. Por ejemplo, la mutación puntual en FLT3 es una mutación puntual en el aminoácido D835. Por ejemplo, los métodos descritos en la presente memoria son útiles para tratar a sujetos con mutación en FLT3 constitutivamente activadora.
Por ejemplo, la leucemia aguda es leucemia linfocítica aguda (ALL). Por ejemplo, la leucemia linfocítica aguda es leucemia que se origina en los blastocitos de la médula ósea (células B), timo (células T), o nódulos linfáticos. La leucemia linfocítica aguda se clasifica según el Esquema de Clasificación Morfológica Franco-Americano-Británico (FAB) como L1— Linfoblastos con apariencia madura (células T o células o pre-B), L2— Linfoblastos inmaduros y pleomórficos (de distintas formas) (células T o células o pre-B), y L3— Linfoblastos (células B; células de Burkitt). Por ejemplo, la leucemia linfocítica aguda se origina en los blastocitos de la médula ósea (células B). Por ejemplo, la leucemia linfocítica aguda se origina en el timo (células T). Por ejemplo, la leucemia linfocítica aguda se origina en los nódulos linfáticos. Por ejemplo, la leucemia linfocítica aguda es del tipo L1, caracterizado por linfoblastos con apariencia madura (células T o células o pre-B). Por ejemplo, la leucemia linfocítica aguda es del tipo L2, caracterizado por linfoblastos inmaduros y pleomórficos (de distintas formas) (células T o células o pre-B). Por ejemplo, la leucemia linfocítica aguda es del tipo L3, caracterizado por linfoblastos (células B; células de Burkitt).
Por ejemplo, la leucemia es leucemia de células T. Por ejemplo, la leucemia de células T es leucemia de células T periféricas, leucemia linfoblástica de células T, leucemia de células T cutáneas, y leucemia de células T del adulto. Por ejemplo, la leucemia de células T es leucemia de células T periféricas. Por ejemplo, la leucemia de células T es leucemia linfoblástica de células T. Por ejemplo, la leucemia de células T es leucemia de células T cutáneas. Por ejemplo, la leucemia de células T es leucemia de células T del adulto.
Por ejemplo, la leucemia es positiva para Filadelfia. Por ejemplo, la leucemia positiva para Filadelfia es AML positiva para Filadelfia, incluyendo, pero no limitado a, AML no diferenciada (M0), leucemia mieloblástica (M1), leucemia mieloblástica (M2), leucemia promielocítica (M3 o M3 variante [M3V]), leucemia mielomonocítica (M4 o M4 variante con eosinofilia [M4E]), leucemia monocítica (M5), eritroleucemia (M6), o leucemia megacarioblástica (M7). Por ejemplo, la leucemia positiva para Filadelfia es ALL positiva para Filadelfia.
Por ejemplo, la leucemia es refractaria o resistente a fármacos. Por ejemplo, el sujeto ha desarrollado resistencia a fármacos frente a la terapia anticancerosa. Por ejemplo, el sujeto ha desarrollado resistencia a fármacos frente a un inhibidor de la quinasa FLT3.
Por ejemplo, la enfermedad proliferativa es MDS. Por ejemplo, el sujeto es un paciente con AML que no ha tenido MDS previo. Por ejemplo, el sujeto es un paciente con AML que ha tenido MDS previo.
El sujeto que se va a tratar con uno de los métodos descritos en la presente memoria puede no haber sido tratado con terapia anticancerosa antes de la administración del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo. Por ejemplo, el sujeto 1 que se va a tratar con uno de los métodos proporcionados en la presente memoria ha sido tratado con terapia anticancerosa antes de la administración del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo. Por ejemplo, el sujeto que se va a tratar con uno de los métodos proporcionados en la presente memoria ha sido tratado con un inhibidor de la quinasa FLT3. Por ejemplo, el sujeto ha sido tratado con uno o más fármacos de la terapia del cáncer usados actualmente para tratar AML o que están actualmente en ensayos clínicos para el tratamiento de AML. Por ejemplo, el sujeto ha recibido un HSCT antes de la
administración del compuesto de Fórmula I. Por ejemplo, el sujeto no ha recibido un HSCT antes de la administración del compuesto de Fórmula I.
Por ejemplo, el sujeto que se va a tratar con uno de los métodos proporcionados en la presente memoria ha sido tratado con PKC 412, MLN 518, CEP-701, CT 53518, CT-53608, CT-52923, D-64406, D-65476, AGL-2033, AG1295, AG1296, KN-1022, KW-2449, SU5416, SU5614, SU11248 (sunitinib), L-00021649, BAY-43-9006 (sorafenib) CHIR-258, citarabina, clofarabina, azacitidina, daunorrubicina, idarrubicina, etopósido, decitabina, fludarabina, mitoxantrona, pixantrona, doxorrubicina, etopósido, tioguanina, vorinostat, sapacitabina, gemtuzumab ozogamicina, melfalán, oxaliplatino, cisplatino, carboplatino, satraplatino o busulfán u otros agentes terapéuticos conocidos o aprobados para tratar AML o ALL.
También se describe en la presente memoria un método para tratar leucemia mieloide aguda en un paciente, que comprende las etapas de (i) determinar en un paciente el recuento de blastocitos periféricos, recuento de blastocitos en la médula ósea, niveles de STAT5 fosforilado o niveles de FLT3 fosforilado, (ii) administrar al paciente que tiene leucemia mieloide aguda el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo, (iii) determinar después de la primera dosis, en el paciente, el recuento de blastocitos periféricos, recuento de blastocitos en la médula ósea, niveles de STAT5 fosforilado o niveles de FLT3 fosforilado, y (iv) reanudar la administración de AC220 si se encuentra que el paciente tiene un recuento disminuido de blastocitos o niveles disminuidos de STAT5 o FLT3 fosforilado. La evaluación de la respuesta del paciente a AC220 puede hacerse 30 minutos, 1 hora, 2 horas, 4 horas, 6 horas o 24 horas después de la primera dosis. Por ejemplo, la evaluación de la respuesta del paciente a AC220 se hace 24 horas después de la primera dosis. Por ejemplo, la evaluación de la respuesta del paciente a AC220 se hace 48 horas después de la primera dosis. Por ejemplo, la evaluación de la respuesta del paciente a AC220 se hace 8 días después de la primera dosis. Por ejemplo, el FLT3 fosforilado puede medirse usando los métodos descritos en PCT/US2009/063534.
El cáncer que puede tratarse con los métodos descritos en la presente memoria incluye, pero no está limitado a, cáncer de vejiga, cáncer de mama, cáncer de cuello uterino, cáncer de colon (p. ej., cáncer colorrectal), cáncer esofágico, cáncer de cabeza y cuello, cáncer de hígado, cáncer de pulmón (p. ej., cánceres de pulmón de células pequeñas y de células no pequeñas), melanoma, mieloma, neuroblastoma, cáncer de ovario, cáncer pancreático, cáncer de próstata, cáncer renal, sarcoma (p. ej., osteosarcoma), cáncer de piel (p. ej., carcinoma de células escamosas), cáncer de estómago, cáncer testicular, cáncer de tiroides, cáncer uterino, tumor estromal gastrointestinal (GIST), melanoma, tumor de mastocitos, neuroblastoma y tumor de células germinales.
Por ejemplo, el cáncer es un cáncer metastásico, incluyendo, pero no limitado a, cáncer de vejiga, cáncer de mama, cáncer de cuello uterino, cáncer de colon (p. ej., cáncer colorrectal), cáncer esofágico, cáncer de cabeza y cuello, cáncer de hígado, cáncer de pulmón (p. ej., cánceres de pulmón de células pequeñas y de células no pequeñas), melanoma, mieloma, neuroblastoma, cáncer de ovario, cáncer pancreático, cáncer de próstata, cáncer renal, sarcoma (p. ej., osteosarcoma), cáncer de piel (p. ej., carcinoma de células escamosas), cáncer de estómago, cáncer testicular, cáncer de tiroides, y cáncer uterino. Por ejemplo, el cáncer metastásico es cáncer de mama o de próstata. Por ejemplo, el cáncer metastásico es cáncer de mama. Por ejemplo, el cáncer metastásico es cáncer de próstata. Por ejemplo, el cáncer es un cáncer metastásico, donde el cáncer primario es sanguíneo.
Por ejemplo, el cáncer tratable por los métodos descritos en la presente memoria es un cáncer mediado por la quinasa KIT.
Por ejemplo, los métodos descritos en la presente memoria son útiles en el tratamiento de enfermedades infecciosas mediadas bien por patógenos virales o bacterianos y sepsis, incluyendo sepsis mediada por KIT.
En los métodos descritos en la presente memoria, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, puede administrarse por las rutas de administración oral, parenteral (p. ej., inyección o infusión intramuscular, intraperitoneal, intravenosa, CIV, intracistemal, inyección subcutánea, o implante), inhalación, nasal, vaginal, rectal, sublingual, o tópica (p. ej., transdérmica o local). El compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, puede formularse, solo o conjuntamente, en una unidad de dosificación adecuada, con excipientes, vehículos, adyuvantes y transportadores farmacéuticamente aceptables, apropiados para cada ruta de administración. La formulación ejemplar se describe en la solicitud de EE. UU. no. 12/267.321.
Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra oralmente. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra parenteralmente. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra intravenosamente.
El compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo puede administrarse como una única dosis, tal como, p. ej., una única inyección en bolo, o como comprimidos o píldoras; o durante un tiempo, tal como, p. ej., infusión continua durante un tiempo o dosis de bolo divididas durante un tiempo. El compuesto puede administrarse de manera repetitiva, si es necesario, por ejemplo, hasta que el paciente experimenta enfermedad estable o regresión, o hasta que el paciente experimenta progresión de la enfermedad o toxicidad inaceptable. Por ejemplo, la enfermedad estable para los tumores sólidos significa generalmente que el diámetro perpendicular de las
lesiones mensurables no se ha incrementado un 25 % o más desde la última medición. Response Evaluation Criteria in Solid Tumors (RECIST) Guidelines, Journal o f the National Cáncer Institute 92(3): 205-216 (2000). La enfermedad estable o la ausencia de la misma se determina por métodos conocidos en la técnica, tales como la evaluación de los síntomas del paciente, examen físico, visualización del tumor del que se han obtenido imágenes usando rayos X, CAT, PET, o escaneo MRI y otras modalidades de evaluación aceptadas comúnmente.
El compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, puede administrarse una vez al día (QD), o puede dividirse en múltiples dosis diarias, tal como dos veces al día (BID), tres veces al día (TID), y cuatro veces al día (QID). Además, la administración puede ser continua (es decir, diariamente durante días consecutivos o cada día), intermitente, p. ej., en ciclos (es decir, incluyendo días, semanas, o meses de descanso, es decir, sin fármaco). Tal y como se usa en la presente memoria, el término “diariamente” se pretende que signifique que un compuesto terapéutico, tal como el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo, se administra una o más de una vez cada día, por ejemplo, durante un periodo de tiempo. El término “continuo” se pretende que signifique que un compuesto terapéutico, tal como el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo, se administra diariamente durante un periodo ininterrumpido de al menos 10 días a 52 semanas. El término “intermitente” o “de manera intermitente”, tal y como se usa en la presente memoria, se pretende que signifique parar y empezar a intervalos bien regulares o irregulares. Por ejemplo, la administración intermitente del compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo es la administración durante uno a seis días por semana, la administración en ciclos (p. ej., administración diaria durante dos a ocho semanas consecutivas, después un periodo de descanso sin administración durante hasta una semana), o la administración en días alternos. El término “ciclado”, tal y como se usa en la presente memoria, se pretende que signifique que un compuesto terapéutico, tal como el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo, se administra diariamente o continuamente, pero con un periodo de descanso.
Por ejemplo, la frecuencia de la administración está en el rango de aproximadamente una dosis diaria a aproximadamente una dosis mensual. Por ejemplo, la administración es una vez al día, dos veces al día, tres veces al día, cuatro veces al día, una vez cada dos días, dos veces a la semana, una vez cada semana, una vez cada dos semanas, una vez cada tres semanas, o una vez cada cuatro semanas. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra una vez al día. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra dos veces al día. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra tres veces al día. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra cuatro veces al día.
Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra una vez al día de un día a seis meses, de una semana a tres meses, de una semana a cuatro semanas, de una semana a tres semanas, o de una semana a dos semanas. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra una vez al día durante una semana, dos semanas, tres semanas, o cuatro semanas. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra una vez al día durante una semana. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra una vez al día durante dos semanas. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra una vez al día durante tres semanas. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra una vez al día durante cuatro semanas.
Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra una vez al día durante aproximadamente 1 semana, 2 semanas, 3 semanas, aproximadamente 4 semanas, aproximadamente 6 semanas, aproximadamente 9 semanas, aproximadamente 12 semanas, aproximadamente 15 semanas, aproximadamente 18 semanas, aproximadamente 21 semanas, o aproximadamente 26 semanas. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma intermitente. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma intermitente en la cantidad de aproximadamente 40 a 450 mg por día. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma continua. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma continua en la cantidad que varía de aproximadamente 12 mg a 1.000 mg por día. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma continua en la cantidad que varía de aproximadamente 12 mg a 2.000 mg por día, o de aproximadamente 27 mg a 1.000 mg por día. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma continua en la cantidad que varía de aproximadamente 200 mg a 1.000 mg por día. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma continua en la cantidad que varía de aproximadamente 200 mg a 675 mg por día. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma continua en la cantidad que varía de aproximadamente 200 mg a 450 mg por día. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra de forma continua durante 28 días. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra de forma continua a un paciente en la cantidad de aproximadamente 12, aproximadamente 18, aproximadamente 20, aproximadamente 25,
aproximadamente 27, aproximadamente 30, aproximadamente 35, aproximadamente 40, aproximadamente 45, aproximadamente 50, aproximadamente 55, aproximadamente 60, aproximadamente 90, aproximadamente 135, aproximadamente 150, aproximadamente 200, aproximadamente 300, aproximadamente 450, o aproximadamente 675 mg por día.
Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra cíclicamente a un paciente. La terapia cíclica implica la administración de un agente activo durante un periodo de tiempo, seguido de un descanso durante un periodo de tiempo, y la repetición de esta administración secuencial. La terapia cíclica puede reducir el desarrollo de resistencia a una o más de las terapias, evitar o reducir los efectos secundarios de una de las terapias, y/o mejorar la eficacia del tratamiento.
Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra diariamente en una dosis única o dosis divididas durante una semana, dos semanas, tres semanas, cuatro semanas, cinco semanas, seis semanas, ocho semanas, diez semanas, quince semanas, o veinte semanas, seguido de un periodo de descanso de aproximadamente 1 día a aproximadamente diez semanas. Por ejemplo, los métodos contemplan el uso de ciclado de una semana, dos semanas, tres semanas, cuatro semanas, cinco semanas, seis semanas, ocho semanas, diez semanas, quince semanas, o veinte semanas. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra diariamente en una dosis única o dosis divididas durante una semana, dos semanas, tres semanas, cuatro semanas, cinco semanas, o seis semanas con un periodo de descanso de 1, 3, 5, 7, 9, 12, 14, 16, 18, 20, 22, 24, 26, 28, 29, o 30 días. Por ejemplo, el periodo de descanso es 14 días. Por ejemplo, el periodo de descanso es 28 días. Por ejemplo, el periodo de descanso es un periodo que es suficiente para la recuperación de la médula ósea. La frecuencia, número y duración de los ciclos de dosificación puede incrementarse o disminuirse.
Por ejemplo, los métodos descritos en la presente memoria comprenden: i) administrar al mamífero una primera dosis diaria del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo; ii) descansar durante un periodo de al menos un día, donde el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo no se administra al mamífero; iii) administrar una segunda dosis del compuesto al mamífero; y iv) repetir las etapas ii) a iii) una pluralidad de veces. Por ejemplo, la primera dosis diaria es de aproximadamente 0,1 mg/kg a aproximadamente 10 mg/kg. Por ejemplo, la segunda dosis diaria es de aproximadamente 0,1 mg/kg a aproximadamente 10 mg/kg. Por ejemplo, la primera dosis diaria es mayor que la segunda dosis diaria. Por ejemplo, la segunda dosis diaria es mayor que la primera dosis diaria.
Por ejemplo, el periodo de descanso es 2 días, 3 días, 5 días, 7 días, 10 días, 12 días, 13 días, 14 días, 15 días, 17 días, 21 días, o 28 días. Por ejemplo, el periodo de descanso es al menos 2 días y las etapas ii) a iii) se repiten al menos tres veces. Por ejemplo, el periodo de descanso es al menos 2 días y las etapas ii) a iii) se repiten al menos cinco veces. Por ejemplo, el periodo de descanso es al menos 3 días y las etapas ii) a iii) se repiten al menos tres veces. Por ejemplo, el periodo de descanso es al menos 3 días y las etapas ii) a iii) se repiten al menos cinco veces. Por ejemplo, el periodo de descanso es al menos 7 días y las etapas ii) a iii) se repiten al menos tres veces. Por ejemplo, el periodo de descanso es al menos 7 días y las etapas ii) a iii) se repiten al menos cinco veces. Por ejemplo, el periodo de descanso es al menos 14 días y las etapas ii) a iii) se repiten al menos tres veces. Por ejemplo, el periodo de descanso es al menos 14 días y las etapas ii) a iii) se repiten al menos cinco veces. Por ejemplo, el periodo de descanso es al menos 21 días y las etapas ii) a iii) se repiten al menos tres veces. Por ejemplo, el periodo de descanso es al menos 21 días y las etapas ii) a iii) se repiten al menos cinco veces. Por ejemplo, el periodo de descanso es al menos 28 días y las etapas ii) a iii) se repiten al menos tres veces. Por ejemplo, el periodo de descanso es al menos 28 días y las etapas ii) a iii) se repiten al menos cinco veces.
Se entiende que la duración del tratamiento puede variar con la edad, peso, y afección del paciente que se está tratando, y puede determinarse empíricamente usando protocolos de ensayo conocidos o según el criterio profesional de la persona que proporciona o supervisa el tratamiento. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra de forma continua durante aproximadamente 1 a aproximadamente 52 semanas. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra de forma continua durante aproximadamente 1,2, 3, 4, 5, 6, 7, 8, 9, 10, 11, o 12 meses. Por ejemplo, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra de forma continua durante aproximadamente 14, aproximadamente 28, aproximadamente 42, aproximadamente 84, o aproximadamente 112 días.
El método puede comprender además una etapa de diagnóstico para determinar la presencia de un mutante FLT3 constitutivamente activador en un mamífero.
Por ejemplo, el tratamiento de pacientes con AML con el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo permite que los pacientes sean elegibles para el trasplante de células madre hematopoyéticas (HSCT) alogénico. Por ejemplo, el tratamiento con el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo se continúa hasta que el paciente sea elegible para HSCT alogénico. La elegibilidad para HSCT alogénico la puede determinar un experto en la técnica usando las técnicas apropiadas. Por ejemplo, el tratamiento con el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo está seguido de un HSCT alogénico.
El compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo también puede combinarse o usarse en combinación con otros agentes terapéuticos útiles en el tratamiento y/o prevención de una enfermedad descrita en la presente memoria.
Tal y como se usa en la presente memoria, el término “en combinación” incluye el uso de más de una terapia (p. ej., uno o más agentes profilácticos y/o terapéuticos). Sin embargo, el uso del término “en combinación” no restringe el orden en el que las terapias (p. ej., agentes profilácticos y/o terapéuticos) se administran a un sujeto con una enfermedad o trastorno. Una primera terapia (p. ej., un agente profiláctico o terapéutico, tal como un compuesto proporcionado en la presente memoria) puede administrarse antes de (p. ej., 5 minutos, 15 minutos, 30 minutos, 45 minutos, 1 hora, 2 horas, 4 horas, 6 horas, 12 horas, 24 horas, 48 horas, 72 horas, 96 horas, 1 semana, 2 semanas, 3 semanas, 4 semanas, 5 semanas, 6 semanas, 8 semanas, o 12 semanas antes), concomitantemente con, o posteriormente a (p. ej., 5 minutos, 15 minutos, 30 minutos, 45 minutos, 1 hora, 2 horas, 4 horas, 6 horas, 12 horas, 24 horas, 48 horas, 72 horas, 96 horas, 1 semana, 2 semanas, 3 semanas, 4 semanas, 5 semanas, 6 semanas, 8 semanas, o 12 semanas después) la administración de una segunda terapia (p. ej., un agente profiláctico o terapéutico) al sujeto. En la presente memoria, también se contempla la terapia triple.
La ruta de administración del compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo es independente de la ruta de administración de una segunda terapia. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra oralmente. Por ejemplo, el compuesto de Fórmula I se administra intravenosamente. Así, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra oralmente o intravenosamente, y la segunda terapia puede administrarse por vía oral, parenteral, intraperitoneal, intravenosa, intraarterial, transdérmica, sublingual, intramuscular, rectal, transbucal, intranasal, liposomal, mediante inhalación, vaginal, intraocular, mediante administración local por catéter o estent, subcutánea, intraadiposal, intraarticular, intratecal, o en una forma de dosificación de liberación lenta. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo y una segunda terapia se administran mediante el mismo modo de administración, oralmente o por IV. Por ejemplo, el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo se administra mediante un modo de administración, p. ej., por IV, mientras el segundo agente (un agente anticanceroso) se administra mediante otro modo de administración, p. ej., oralmente.
Cada método descrito en la presente memoria puede comprender, además, independientemente, la etapa de administrar un segundo agente terapéutico. Por ejemplo, el segundo agente terapéutico es un agente anticanceroso. Por ejemplo, el agente anticanceroso es un antimetabolito, incluyendo, pero no limitado a, 5-fluoro uracilo, metotrexato, citarabina (también conocida como arabinósido de citosina o Ara-C), y HDAC (citarabina de alta dosis) y fludarabina. Por ejemplo, el agente anticanceroso es un agente antimicrotúbulos, incluyendo, pero no limitado a, alcaloides de vinca (p. ej., vincristina y vinblastina) y taxanos (p. ej., paclitaxel y docetaxel). Por ejemplo, el agente anticanceroso es un agente alquilante, incluyendo, pero no limitado a, ciclofosfamida, melfalán, carmustina, y nitrosoureas (p. ej., biscloroetilnitrosurea e hidroxiurea). Por ejemplo, el agente anticanceroso es un agente de platino, incluyendo, pero no limitado a, cisplatino, carboplatino, oxaliplatino, satraplatino (JM-216), y CI-973. Por ejemplo, el agente anticanceroso es una antraciclina, incluyendo, pero no limitado a, doxorrubicina y daunorrubicina. Por ejemplo, el agente anticanceroso es un antibiótico antitumoral, incluyendo, pero no limitado a, mitomicina, idarrubicina, adriamicina, y daunomicina (también conocida como daunorrubicina). Por ejemplo, el agente anticanceroso es un inhibidor de topoisomerasa, p. ej., etopósido y camptotecinas. Por ejemplo, el agente anticanceroso se selecciona del grupo que consiste en adriamicina, busulfán, citarabina, ciclofosfamida, dexametasona, fludarabina, fluorouracilo, hidroxiurea, interferones, oblimersen, derivados de platino, taxol, topotecán, y vincristina.
Por ejemplo, el agente anticanceroso es un inhibidor de la quinasa Bcr-Abl. Por ejemplo, el inhibidor de la quinasa Bcr-Abl se selecciona del grupo que consiste en imatinib, BMS354825 (dasatinib), AMN107 (nilotinib), AP23464, AZD0530, CGP76030, ON012380, INN-0406 (NS-187), SKI-606 (bosutinib), VX-680, y pirrolo[2,3-d]pirimidinas incluyendo PD166326, PD173955 y PD180970. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es imatinib. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es dasatinib. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es nilotinib. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es AP23464. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es AZD0530, Por ejemplo, el inhibidor de la quinasa Bcr-Abl es CGP76030. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es SKI-606. En otra realización más, el inhibidor de la quinasa Bcr-Abl es ON012380. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es INN-0406 (NS-187). Por ejemplo, el inhibidor de la quinasa Bcr-Abl es una pirrolo[2,3-d]pirimidina. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es VX-680. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es PD166326. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es PD173955. Por ejemplo, el inhibidor de la quinasa Bcr-Abl es PD180970.
Por ejemplo, el agente anticanceroso es un inhibidor de la quinasa FLT3. Por ejemplo, el inhibidor de la quinasa FLT3 se selecciona del grupo que consiste en PKC 412, MLN 518, CEP-701, UCN-01, UCN-02, CT 53518, CT-53608, CT-52923, D-64406, D-65476, AGL-2033, AG1295, AG1296, KN-1022, KW-2449, SU5416, SU5614, SU11248, L-00021649, VX-322, VX-398, VX-680, Ap-24534, AST-487, sorafenib y CHIR-258. Por ejemplo, el inhibidor de la quinasa FLT3 es PKC 412. Por ejemplo, el inhibidor de la quinasa FLT3 es MLN 518. Por ejemplo, el inhibidor de la quinasa FLT3 es CEP-701. Por ejemplo, el inhibidor de la quinasa FLT3 es CT 53518. Por ejemplo, el inhibidor de la quinasa FLT3 es CT-53608. Por ejemplo, el inhibidor de la quinasa FLT3 es CT-52923. Por ejemplo, el inhibidor de la quinasa FLT3 es D-64406. Por ejemplo, el inhibidor de la quinasa FLT3 es D-65476. Por ejemplo, el inhibidor de la
quinasa FLT3 es AGL-2033. Por ejemplo, el inhibidor de la quinasa FLT3 es AG1295. Por ejemplo, el inhibidor de la quinasa FLT3 es AG1296. Por ejemplo, el inhibidor de la quinasa FLT3 es KN-1022. Por ejemplo, el inhibidor de la quinasa FLT3 es KN-1022. Por ejemplo, el inhibidor de la quinasa FLT3 es SU5416. Por ejemplo, el inhibidor de la quinasa FLT3 es KW2449. Por ejemplo, el inhibidor de la quinasa FLT3 es SU5614. Por ejemplo, el inhibidor de la quinasa FLT3 es SU11248. Por ejemplo, el inhibidor de la quinasa FLT3 es L-00021649. Por ejemplo, el inhibidor de la quinasa FLT3 es VX-322. Por ejemplo, el inhibidor de la quinasa FLT3 es VX-398. Por ejemplo, el inhibidor de la quinasa FLT3 es VX-680. Por ejemplo, el inhibidor de la quinasa FLT3 es sorafenib. Por ejemplo, el inhibidor de la quinasa FLT3 es AP-24534. Por ejemplo, el inhibidor de la quinasa FLT3 es AST-487. Por ejemplo, el inhibidor de la quinasa FLT3 es CHIR-258.
Otras terapias o agentes anticancerosos que pueden usarse en combinación con el compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo incluyen cirugía, radioterapia (p. ej., radiación gamma, radioterapia con haz de neutrones, radioterapia con haz de electrones, terapia de protones, braquiterapia, e isótopos radiactivos sistémicos), terapia endocrina, modificadores de la respuesta biológica (p. ej., interferones, interleuquinas, y factor de necrosis tumoral (TNF)), hipertermia y crioterapia, agentes para atenuar cualesquiera efectos adversos (p. ej., antieméticos), y otros fármacos quimioterapéuticos aprobados, incluyendo, pero no limitado a, fármacos alquilantes (mecloretamina, clorambucilo, ciclofosfamida, melfalán, e ifosfamida), antimetabolitos (citarabina (también conocida como arabinósido de citosina o Ara-C), HDAC (citarabina de alta dosis), y metotrexato), antagonistas de purina y antagonistas de pirimidina (6-mercaptopurina, 5-fluorouracilo, citarabina, y gemcitabina), venenos del huso (vinblastina, vincristina, vinorelbina, y paclitaxel), podofilotoxinas (etopósido, irinotecán, y topotecán), antibióticos (daunorrubicina, doxorrubicina, bleomicina, y mitomicina), nitrosoureas (carmustina y lomustina), iones inorgánicos (cisplatino y carboplatino), enzimas (asparaginasa), y hormonas (tamoxifeno, leuprólida, flutamida, y megestrol), imatinib, adriamicina, dexametasona, y ciclofosfamida. Para una discusión más exhaustiva de las terapias del cáncer actualizadas, véase, http://www.nci.nih.gov/, una lista de los fármacos oncológicos aprobados por la FDA en http://www.fda.gov/cder/cancer/druglistframe.htm, y El Manual Merck, Decimoséptima Ed. 1999.
Ejemplos
Ejemplo 1: ensayo clínico de Fase I (Ejemplo de Referencia)
Este estudio fue el primer ensayo clínico en seres humanos del compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo en seres humanos que tienen leucemia mieloide aguda recidivante o refractaria. El estudio fue abierto y se diseñó para determinar la seguridad, tolerabilidad, toxicidad limitante de la dosis (DLT), farmacocinética y farmacodinámica de dosis crecientes.
El estudio incluyó pacientes adultos con AML recidivante o refractaria, o inadecuada para la quimioterapia de inducción. Las características demográficas y de línea base fueron las siguientes: la edad media fue 60 años, con un rango de 23-86 años. El sesenta por ciento de los pacientes eran hombres. Aproximadamente el 73 % de los pacientes tuvieron un estado funcional ECOG en la línea base de 0 o 1 y el número medio de terapias previas fue 4 con un rango de 0 a 9. Once (15 %) pacientes fueron sometidos a un trasplante de células madre hematopoyéticas (HSCT) alogénico previo y 13 (17 %) pacientes tenían AML secundaria con antecedente de MDS o MDS/MPD. Un total de 20 pacientes tenían mutaciones en FLT3 (17 ITD y 3 D835), 43 fueron del tipo salvaje, y 13 fueron indeterminados.
Administración del fármaco
El compuesto de la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea se administró a 12, 18, 27, 60, 90, 135, 200, 300 y 450 mg durante 14 días seguido de un periodo de descanso de 14 días (1 ciclo). Se dejó que los pacientes con beneficio clínico continuaran durante ciclos adicionales a la discreción del investigador. El protocolo se corrigió posteriormente para permitir una dosificación continua del compuesto empezando en 200 mg en el Día 1. Además de los pacientes incluidos en la cohorte de dosificación continua de 200 mg (17 pacientes) y 300 mg (8 pacientes), hubo al menos 8 pacientes que, a la discreción del investigador y según el protocolo, recibieron una dosificación continua después del ciclo 1 de dosificación intermitente que varió de 19-187 días.
Seguridad
Globalmente, el tratamiento con la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea se toleró bien, y la mayoría de los eventos adversos observados en el estudio fueron los asociados con la enfermedad subyacente y no se consideraron relacionados con el tratamiento con el compuesto de Fórmula I. La frecuencia y tipo de eventos adversos fueron similares en los grupos de dosis. Además, el perfil de seguridad fue similar entre los pacientes que recibieron la dosificación continua y los que siguieron el esquema intermitente. Estos incluyeron trastornos generales (p. ej., pirexia y fatiga), trastornos gastrointestinales (p. ej., náusea, diarrea y vómitos) y trastornos hematológicos (p. ej., anemia, neutropenia y trombocitopenia). La mayoría de los eventos adversos relacionados con el tratamiento fueron CTC Grado 1 y 2 y no se consideraron graves.
La hipocelularidad de la médula ósea fue una toxicidad de órgano diana en los estudios con animales, sin embargo, esta toxicidad es difícil de evaluar en el actual estudio de AML de Fase 1/2, ya que la mielosupresión relacionada con el tumor es una manifestación prevalente de la enfermedad relacionada con AML y está presente en casi todos los
pacientes con AML incluidos en el estudio clínico actual. Además, la evaluación de los biomarcadores de química clínica (p. ej., BUN, creatinina, ALT, AST, ALP, y bilirrubina) para las demás toxicidades de órgano diana identificados en estudios de toxicología animal sugieren que no aparecen anormalidades en el hígado o riñón en el estudio clínico actual como eventos adversos graves relacionados con el fármaco.
Eventos adversos graves
De los 76 pacientes tratados con el compuesto en este estudio, 38 pacientes (50 %) reportaron un total de 94 eventos adversos graves (SAE) (definidos como CTC Grado 3 o mayor). La mayoría de los SAE fueron considerados por el investigador como no relacionados con el tratamiento de estudio. Solo 6 pacientes (7,9 %) reportaron SAE que fueron considerados inicialmente relacionados con el tratamiento con el compuesto. Estos incluyeron un paciente con infección pulmonar, un paciente con vómitos y un paciente con náusea, anorexia, y dolor abdominal superior. El investigador revisó posteriormente el evento de anorexia para el paciente como no grave. Además, los investigadores del sitio observaron usando análisis de ECG locales, que tres pacientes habían reportado prolongación de QTc Grado 3 de >500 ms, que se consideró ser una toxicidad limitante de la dosis para el estudio según el protocolo.
Seguridad cardiaca
Sobre la base de la toxicidad limitante de la dosis reportada en el sitio de prolongación de QTc Grado 3, se llevó a cabo una evaluación detallada de la seguridad cardiaca del compuesto. Como se define en el protocolo, se había realizado un único electrocardiograma (ECG) de 12 derivaciones usando equipo estandarizado en el sitio en las Visitas 1 (cribado), 2 (Línea base-a las Horas 0, 2, y 4), 4 (Día 8 a las Horas 0 y 4), y dependiendo de la versión del protocolo activo en el momento de la evaluación para cada paciente, 6 (Día 14 o 15), 7 (Día 21 o 22), 8 (Día 28 o 29), 9 (Día 36), 10 (Día 43), 11 (Día 50), 12 (Día 57) y al final del estudio o terminación temprana. Las evaluaciones e interpretaciones de los ECG se realizaron inicialmente por el cardiólogo del sitio u otro personal cualificado del sitio. Para mejorar la exactitud de estos datos analizados localmente, se realizó un análisis ciego digitalizado central de todos los ECG recogidos hasta la fecha por un laboratorio de ECG centralizado (EResearchTechnology en Filadelfia, PA). Debido a algunos problemas relacionados con la legibilidad, se incluyeron 72 pacientes (de 76 pacientes incluidos en el estudio) en este análisis. Los datos demostraron un cambio en QTc claramente relacionado con la dosis y marcado en el nivel de dosis > 200 mg. Sin embargo, debe tenerse cuidado cuando se observan estos resultados, debido al pequeño tamaño de la muestra y la ausencia de un muestreo intenso de ECG. El estudio de fase I no se diseñó para definir los efectos en el ECG del compuesto, que se monitorizarán más de cerca en el estudio de fase II.
Muertes
Hasta la fecha, un total de 12 pacientes ha muerto durante el estudio. Todas las muertes estaban asociadas con la enfermedad y/o comorbilidades preexistentes y no estaban relacionadas con el tratamiento con el compuesto. Por lo tanto, hasta la fecha, no se ha reportado la mortalidad relacionada con el tratamiento a 30 días. Esto contrasta con otras terapias de AML incluyendo la quimioterapia de inducción estándar, que reportan mortalidades relacionadas con el tratamiento a 30 días de hasta el 30 % de más de 500 ms, que se consideró que era la toxicidad limitante de la dosis para el estudio según el protocolo.
Eficacia
Se evaluaron los datos de respuesta preliminares en los 76 pacientes tratados con el compuesto. Cuatro de los pacientes en la cohorte de 200 mg CD y 1 paciente en la cohorte de 300 mg CD se consideraron como no evaluables, debido a la duración limitada de su tratamiento hasta la fecha.
La respuesta global (CR PR) observada en todos los pacientes tratados con las dosis de 12 mg-450 mg fue el 32 % (24/76) del compuesto. Las respuestas se definieron según los criterios de Cheson modificados. Diez pacientes consiguieron una remisión completa (CR), definida como una disminución de < 5 % de blastos en la médula ósea: 2 recuperación hematológica completa, 4 con recuperación incompleta de plaquetas (CRp) y 4 con recuperación incompleta de plaquetas y neutrófilos (CRi). Uno de estos pacientes también tuvo una resolución completa de leucémide. Catorce pacientes tuvieron remisiones parciales (PR), definidas como una disminución de > 50 % de los blastos hasta niveles del 5 %-25 % en la médula ósea, pero con recuperación periférica incompleta de neutrófilos y plaquetas. La mayor parte de los pacientes reportan respuestas de médula ósea (15/22, 68 %) en los primeros 29 días de tratamiento (definidos como Ciclo 1). De los 7 pacientes restantes, 4 pacientes reportaron una respuesta en 57 días (Ciclo 2), 3 pacientes posteriormente. La duración media de la remisión fue 14,1 semanas (rango, 4 a 61+ semanas). Además, la mayor parte de los pacientes tuvieron una reducción de blastos periféricos, definida como >25 % de blastos periféricos en la línea base con una disminución >50 % después del tratamiento hasta 0-25 %.
La respuesta en la población con la mutación FLT3-ITD fue mayor con una tasa de respuesta global del 65 % (11/17) incluyendo 6 PR, 3 CRi, 1 CRp y 1 CR. Cinco de los 7 pacientes no respondedores con mutaciones FLT3-ITD no tenían une evaluación repetida de la médula ósea, y, por lo tanto, no pudieron evaluarse para determinar la respuesta de la médula ósea.
Todos estos pacientes tenían un aclaramiento inicial rápido de blastos periféricos con la dosificación intermitente y posteriormente progresaron o tuvieron mortalidad relacionada con la enfermedad. La población de pacientes con
FLT3-ITD tuvo una enfermedad muy agresiva y fue pretratada intensamente generalmente con una media de 4 regímenes de tratamiento anteriores (rango, 1 a 8) incluyendo 5 pacientes que fueron tratados previamente con inhibidores de FLT3.
Todos los pacientes con FLT3-ITD tratados con 200 mg CD respondieron al tratamiento con una tasa de respuesta global (CR CRp CRi PR) del 100 % (5/5) incluyendo 1 CR, 1 CRp, 1 CRi y 2 PR. La duración de la respuesta de CR global se frustró, debido a la interrupción de la dosis. Dos pacientes, que tenían enfermedad recidivante, respondieron posteriormente con una CRp y CRi con el tratamiento con el compuesto y fueron sacados del estudio para someterlos a trasplante de médula ósea. A un paciente se le interrumpió la dosificación, debido a un suministro interrumpido del fármaco. Además, ambos pacientes que reportaron una PR fueron pretratados intensamente y uno fue tratado previamente con un agente inhibidor de FLT3 (sorafenib). Un total de 2 de los 5 pacientes respondedores en esta cohorte fueron tratados previamente con sorafenib. Dos pacientes adicionales en la cohorte de 200 mg CD reportaron CR y CRi, pero tenían un genotipo indeterminado debido a una ausencia de suficientes blastos periféricos para el ensayo.
Farmacocinética
Se recogieron muestras de plasma antes de la dosis, 0,25, 0,5, 1, 2, 4, 6, 9, 24 hr en los Días 1 y 8 para evaluar la farmacocinética de la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea. Además, se recogieron muestras de plasma en el día 15 (~ 24 hrs después de la dosis final) para evaluar los niveles valle en el estado estacionario. El bioanálisis del compuesto se llevó a cabo inicialmente en Consolidated Laboratory Services (CLS), Van Nuys, CA. Se observó un perfil farmacocinético similar en todos los pacientes evaluados (n= 72), con los niveles del compuesto elevándose rápidamente durante el primer día de dosificación (Figura 1). El compuesto está biodisponible oralmente con una semivida efectiva larga, que se estimó que era aproximadamente 1,5 días. Además, el compuesto presenta una variación mínima de pico y valle de los niveles plasmáticos con la dosificación de una vez al día. La exposición plasmática en el estado estacionario se consigue sobre el Día 8, se sostiene entre los intervalos de dosis y se incrementa de una manera proporcional a la dosis de 12 mg a 450 mg diariamente (Figuras 2A y 2B). El coeficiente de variación (% CV) para AUC0-24 en el estado estacionario es modesto a la dosis más baja de 12 mg (33 %) y alto para la cohorte de 450 mg (82 %). Aunque la variabilidad tendió a ser mayor a las dosis más altas, no hubo una relación clara entre la variabilidad y la dosis o la semivida.
Se identificó un metabolito farmacológicamente activo, compuesto de fórmula II, tanto en las especies preclínicas como en las muestras de plasma y orina humanas.

La sal dihidrocloruro de N-(5-ferc-But¡l-¡soxazol-3-¡l)-W-{4-[7-(2-morfolin-4-¡l-etox¡)¡m¡dazo[2,1-b][1,3]benzot¡azol-2-il]fenil}urea y II se analizaron posteriormente en plasma humano de un subconjunto de pacientes (n= 60) dosificados con la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea. Este análisis se llevó a cabo en MicroConstants, San Diego, CA. El análisis reveló una relación de los compuestos de fórmula II/I tan alta como 3,14 en un paciente, con una relación promedio en el estado estacionario de 0,4. Los pacientes dosificados a 200 mg del compuesto de fórmula I consiguen niveles plasmáticos en el estado estacionario para los compuestos de fórmula I y II de ~ 1.000 ng/mL y ~ 300 ng/mL, respectivamente. Estos datos de MicroConstants indican que el compuesto de fórmula I tiene un T1/2 terminal largo a los 1,3 ± 0,4 días en el Día 1.
Efecto farmacodinámico de la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea
Se tomaron muestras de sangre de los pacientes antes de la dosis y a intervalos regulares después de la dosis para determinar el nivel de pFLT3 y otros marcadores aguas abajo de inhibición de la diana en blastocitos circulantes. Hasta la fecha, los niveles de pFLT3 han sido evaluados en 41 muestras de pacientes en los puntos de tiempo anteriores a la dosis y 24 hr después de la dosis. Los resultados preliminares indican que el porcentaje de pacientes que demuestra una inhibición de pFLT3 de al menos el 25 % se incrementa dramáticamente con dosis incrementadas del compuesto (Figura 3A). Las Figuras 3B y 3C muestran el porcentaje de pacientes que demuestra una inhibición de pFLT3 de al menos el 50 % y al menos el 75 %. También hubo un incremento dependiente de la dosis en el grado de inhibición de pFLT3 en respuesta al compuesto. En la cohorte de dosis de 200 y 300 mg, el 100 % de los pacientes consiguió una reducción >25 % en la actividad de pFLT3. Además, varios pacientes en estas dos cohortes respondieron con más del 85 % de inhibición de pFLT3.
No fue siempre posible correlacionar la respuesta de la médula ósea con la inhibición de pFLT3 debido a la ausencia de muestras de médula ósea de seguimiento para algunos pacientes. Sin embargo, estaba disponible la información de seguimiento extensa en el recuento de blastos periféricos para todos los pacientes. Un total de 25 de 41 pacientes con una evaluación de pFLT3, tuvieron una evaluación en el día 15. Como se muestra en la Figura 4, en el día 15 del estudio, después de 14 días de tratamiento con el compuesto, había un nivel alto de correlación de la inhibición de pFLT3 con la reducción del recuento de blastos periféricos (R= 0,65, p< 0,001). La magnitud de la reducción observada en los blastos periféricos se incrementó con la inhibición incrementada de pFLT3. Los 8 pacientes que portaban la mutación FLT3-ITD que eran la mutación FLT3-ITD evaluada tuvieron reducciones grandes tanto en pFLT3 como en blastos periféricos en respuesta al tratamiento con el compuesto (Figura 4).
También se evaluó un subconjunto de 17 pacientes para determinar el efecto de la sal dihidrocloruro de N-(5-tercbutil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea en pSTAT5. St At 5 es una ruta de señalización aguas abajo activada por FLT3 después de la unión del ligando de FLT3 dando lugar a la dimerización del receptor, actividad quinasa incrementada y activación de las rutas de señalización aguas abajo incluyendo STAT5. Aunque los datos sobre pSTAT5 son muy preliminares, el efecto dependiente de la dosis es consistente con el observado con pFLT3.
Ejemplo 2 (Ejemplo de Referencia)
Preparación de cápsulas de 75 mg de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea
Se suspendieron 75 mg de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea en una matriz cerosa de polioxilglicéridos de lauroilo (GELUCIRE® 44/14, Gattefosse). Para producir aproximadamente 4.000 Cápsulas de 75 mg, se agitó una mezcla de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea (300 g) y GELUCIRE® 44/14 (1.900 g) en un recipiente encamisado con un tamaño adecuado a aproximadamente 70 °C hasta que se fundió. La mezcla fundida se cargó lentamente en el vórtex de un contenedor y se mezcló hasta que se obtuvo una suspensión homogénea. La suspensión se mantuvo a una temperatura de mezclado de 70 °C y fue desaireado en vacío. Con mezclado suave para evitar la incorporación de aire, la suspensión se dejó enfriar hasta una temperatura de 50 °C. La suspensión se cargó entonces en una tolva calentada conectada a un CAPSUGEL® CSF1200 o máquina de encapsulación similar. Cada cápsula se llenó con la suspensión hasta un peso promedio de 550 mg. Las cápsulas finalizadas se dejaron enfriar antes de envasarlas en contenedores apropiados.
Ejemplo 3 (Ejemplo de Referencia)
Preparación de polvo de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea en botella 350 mg
La composición comprende 350 mg de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea y sin excipientes adicionales. Para producir 2.000 botellas, la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea (350 mg) se pesó usando una balanza calibrada en una botella de 100 mL. Cada botella se selló con un tapón de goma y un tapón "flip off".
El polvo en la Botella 350 se reconstituyó antes del uso con una disolución al 5 % de hidroxipropil-p-ciclodextrina hasta una concentración de 5 mg/mL de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea. La sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N'-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea reconstituida se dosificó como una disolución oral.
Ejemplo 4
Preparación de polvo liofilizado de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]-benzotiazol-2-il]fenil}urea en botella 75 mg
La composición comprende 75 mg de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-iletoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea y 75 mg de hidroxipropil-p-ciclodextrina. Para producir 4.000 botellas, se preparó una disolución de hidroxipropil-p-ciclodextrina (6 L) disolviendo hidroxipropil-p-ciclodextrina (3 kg) en un contenedor adecuado. Con agitación continua, se añadió la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N'-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea (300 g) a la disolución, y se mezcló hasta que se disolvió, si fue necesario, con calor. La disolución se filtró antes del llenado. Cada botella de 30 mL se llenó con 15 mL de la disolución. Después del llenado, la disolución en cada botella se congeló muy rápidamente y se liofilizó. La botella se cerró firmemente.
Antes de la dosificación, el polvo liofilizado en la Botella 75 se reconstituyó añadiendo 15 mL de agua a la botella y removiendo suavemente la botella durante un minuto hasta que el polvo se disolvió. La sal dihidrocloruro de N-(5-terc
butil-isoxazol-3-il)-N'-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea reconstituida se dosificó como una disolución oral.
Ejemplo 5 (Ejemplo de Referencia)
Formulaciones adicionales
Las formulaciones adicionales que se prepararon se resumen en la Tabla 11, junto con los métodos de su preparación. Determinadas formulaciones en la Tabla 11 se estudiaron in vivo.
Tabla 11


Ejemplo 6
Lote de 1,1 g de composición secada por atomización
Se disolvieron 40 mg de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea por cada mL de disolución de HPBCD al 40 % mediante agitación hasta la disolución completa, para un total de 100 mg de compuesto disueltos en un total de 2,5 mL de disolución de HPBCD al 40 %. La disolución se alimentó a través de un secador por atomización (Mini Secador por Atomización B290 de Buchi) a 80 °C ± 5 °C para producir un lote de 1,1 g de material secado por atomización. Los sólidos se recogieron y se pesaron en contenedores de dosificación apropiados.
La composición secada por atomización en el contenedor se reconstituyó antes del uso hasta 5 mg/mL con agua. El compuesto de Fórmula I reconstituido se dosifica como una disolución oral.
Ejemplo 7
Lote de 2,2 g de composición secada por atomización
Se disolvieron 40 mg de la sal dihidrocloruro de N-(5-terc-butil-isoxazol-3-il)-N,-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea por cada mL de disolución de HPBCD al 40 % mediante agitación hasta la disolución completa, para un total de 200 mg de compuesto disueltos en un total de 5 mL de disolución de HPBCD al 40 %. La disolución se alimentó a través de un secador por atomización (Mini Secador por Atomización B290 de Buchi) a 80 °C ± 5 °C para producir un lote de 2,2 g de material secado por atomización. Los sólidos se recogieron y se pesaron en contenedores de dosificación apropiados.
La composición secada por atomización en el contenedor se reconstituyó antes del uso hasta 5 mg/mL con agua. El compuesto de Fórmula I reconstituido se dosifica como una disolución oral.
Ejemplo 8
Producción en lotes de composición secada por atomización
Se cargaron 10 kg de HPBCD y 15 kg de agua desionizada en un reactor de vidrio y se agitó hasta la disolución completa. No se observaron sólidos suspendidos al final del periodo de agitación. Se añadió 1 kg de la sal dihidrocloruro de W-(5-ferc-butil-isoxazol-3-il)-W-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea al reactor seguido de 3 kg de agua desionizada. La mezcla se agitó hasta la disolución completa a una temperatura entre 15 °C y 25 °C. Se añadieron 10 kg adicionales de agua desionizada. La disolución se alimentó a través de un secador por atomización (Secador por Atomización 2000 Niro Mobile Minor) a 80 °C ± 5 °C. Los sólidos se recogieron.
La composición secada por atomización se reconstituye antes del uso hasta 5 mg/mL con agua. El compuesto de Fórmula I reconstituido se dosifica como una disolución oral.
Claims (6)
1. Una composición farmacéutica secada por atomización que comprende un compuesto de Fórmula I,

o una sal o solvato farmacéuticamente aceptable del mismo, e rndroxipropil-p-ciclodextnna.
2. La composición farmacéutica de la reivindicación 1, en donde el compuesto es una sal dihidrocloruro.
3. La composición farmacéutica de la reivindicación 1, en donde el solvato es un solvato de metanol.
4. La composición farmacéutica de la reivindicación 1 que comprende el compuesto de Fórmula I e hidroxipropil-pciclodextrina en una relación de aproximadamente 1:10 basada en el peso.
5. La composición farmacéutica de la reivindicación 1, en donde la composición se formula para la administración de una dosis única.
6. La composición farmacéutica de la reivindicación 1, en donde la composición se formula para administración oral.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US17847209P | 2009-05-14 | 2009-05-14 | |
| US24397709P | 2009-09-18 | 2009-09-18 | |
| PCT/US2010/034926 WO2010132787A1 (en) | 2009-05-14 | 2010-05-14 | Methods of treating proliferative diseases |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2773315T3 true ES2773315T3 (es) | 2020-07-10 |
Family
ID=42289326
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES10719218T Active ES2773315T3 (es) | 2009-05-14 | 2010-05-14 | Formulación de AC220 secada por pulverización |
Country Status (20)
| Country | Link |
|---|---|
| US (2) | US8865710B2 (es) |
| EP (1) | EP2429524B1 (es) |
| AU (2) | AU2010248860B2 (es) |
| CA (1) | CA2761940C (es) |
| CY (2) | CY1122765T1 (es) |
| DK (1) | DK2429524T3 (es) |
| ES (1) | ES2773315T3 (es) |
| FI (1) | FIC20240009I1 (es) |
| HR (1) | HRP20200255T1 (es) |
| HU (2) | HUE048309T2 (es) |
| LT (2) | LT2429524T (es) |
| LU (1) | LUC00338I2 (es) |
| NL (1) | NL301265I2 (es) |
| NO (1) | NO2024011I1 (es) |
| NZ (1) | NZ596739A (es) |
| PL (1) | PL2429524T3 (es) |
| PT (1) | PT2429524T (es) |
| SI (1) | SI2429524T1 (es) |
| SM (1) | SMT202000092T1 (es) |
| WO (1) | WO2010132787A1 (es) |
Families Citing this family (16)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2007109120A2 (en) * | 2006-03-17 | 2007-09-27 | Ambit Biosciences Corporation | Imidazolothiazole compounds for the treatment of disease |
| AU2010228982B2 (en) | 2009-03-23 | 2015-05-14 | Ambit Biosciences Corporation | Methods of treatment using combination therapy |
| JP6116847B2 (ja) * | 2012-10-01 | 2017-04-19 | アムビト バイオサイエンシス コーポレーションAmbit Biosciences Corporation | シクロデキストリンとの混合体を含有する錠剤 |
| CN104513259B (zh) * | 2013-09-26 | 2017-06-16 | 广东东阳光药业有限公司 | 取代脲衍生物及其在药物中的应用 |
| US9732154B2 (en) | 2014-02-28 | 2017-08-15 | Janssen Biotech, Inc. | Anti-CD38 antibodies for treatment of acute lymphoblastic leukemia |
| US9603927B2 (en) | 2014-02-28 | 2017-03-28 | Janssen Biotech, Inc. | Combination therapies with anti-CD38 antibodies |
| PE20170676A1 (es) | 2014-09-09 | 2017-05-22 | Janssen Biotech Inc | Terapias de combinacion con anticuerpos anti-cd38 |
| EA202092609A1 (ru) | 2014-12-04 | 2021-10-29 | Янссен Байотек, Инк. | Антитела к cd38 для лечения острого миелолейкоза |
| EP3260119B1 (en) | 2015-02-20 | 2023-11-15 | Daiichi Sankyo Company, Limited | Combination method for treating cancer |
| CA2986594C (en) | 2015-05-20 | 2025-06-10 | Tufts Medical Center, Inc. | Anti-CD38 antibodies for the treatment of light chain amyloidosis and other CD38-positive hematological malignancies |
| CN107708734B (zh) | 2015-06-22 | 2022-01-11 | 詹森生物科技公司 | 用抗cd38抗体和生存素抑制剂联合治疗血红素恶性肿瘤 |
| US20170044265A1 (en) | 2015-06-24 | 2017-02-16 | Janssen Biotech, Inc. | Immune Modulation and Treatment of Solid Tumors with Antibodies that Specifically Bind CD38 |
| HUE053366T2 (hu) | 2015-11-03 | 2021-06-28 | Janssen Biotech Inc | Szubkután anti-CD38-ellenanyag-készítmények és alkalmazásuk |
| US10781261B2 (en) | 2015-11-03 | 2020-09-22 | Janssen Biotech, Inc. | Subcutaneous formulations of anti-CD38 antibodies and their uses |
| US20190233533A1 (en) | 2016-06-28 | 2019-08-01 | Umc Utrecht Holding B.V. | Treatment Of IgE-Mediated Diseases With Antibodies That Specifically Bind CD38 |
| CN111565751A (zh) | 2017-10-31 | 2020-08-21 | 詹森生物科技公司 | 治疗高危多发性骨髓瘤的方法 |
Family Cites Families (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4328245A (en) | 1981-02-13 | 1982-05-04 | Syntex (U.S.A.) Inc. | Carbonate diester solutions of PGE-type compounds |
| US4410545A (en) | 1981-02-13 | 1983-10-18 | Syntex (U.S.A.) Inc. | Carbonate diester solutions of PGE-type compounds |
| US4409239A (en) | 1982-01-21 | 1983-10-11 | Syntex (U.S.A.) Inc. | Propylene glycol diester solutions of PGE-type compounds |
| WO2007109120A2 (en) | 2006-03-17 | 2007-09-27 | Ambit Biosciences Corporation | Imidazolothiazole compounds for the treatment of disease |
| ES2573292T3 (es) | 2007-09-19 | 2016-06-07 | Ambit Biosciences Corporation | Formas sólidas que comprenden N-(5-terc-butil-isoxazol-3-il)-N'-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea, composiciones de las mismas y usos de las mismas |
| EP2205244B1 (en) * | 2007-11-08 | 2013-08-21 | Ambit Biosciences Corporation | Methods of administering n-(5-tert-butyl-isoxazol-3-yl)-n'-{4-[7-(2-morpholin-4-yl-ethoxy-)imidazo-[2,1-b]-[1,3]-benzothiazol-2-yl]-phenyl}urea to treat proliferative disease |
| JP5686736B2 (ja) * | 2008-11-06 | 2015-03-18 | アムビト ビオスシエンセス コルポラチオン | プロテインキナーゼモジュレーターとしてのイミダゾロチアゾール化合物 |
| AU2010228982B2 (en) | 2009-03-23 | 2015-05-14 | Ambit Biosciences Corporation | Methods of treatment using combination therapy |
| CN104447801A (zh) | 2009-11-05 | 2015-03-25 | 埃姆比特生物科学公司 | 用于制备咪唑并[2,1-b][1,3]苯并噻唑衍生物的方法 |
| JP6116847B2 (ja) * | 2012-10-01 | 2017-04-19 | アムビト バイオサイエンシス コーポレーションAmbit Biosciences Corporation | シクロデキストリンとの混合体を含有する錠剤 |
-
2010
- 2010-05-13 SM SM20200092T patent/SMT202000092T1/it unknown
- 2010-05-14 AU AU2010248860A patent/AU2010248860B2/en active Active
- 2010-05-14 CA CA2761940A patent/CA2761940C/en active Active
- 2010-05-14 SI SI201031977T patent/SI2429524T1/sl unknown
- 2010-05-14 DK DK10719218.9T patent/DK2429524T3/da active
- 2010-05-14 LT LTEP10719218.9T patent/LT2429524T/lt unknown
- 2010-05-14 PT PT107192189T patent/PT2429524T/pt unknown
- 2010-05-14 NZ NZ596739A patent/NZ596739A/en unknown
- 2010-05-14 HU HUE10719218A patent/HUE048309T2/hu unknown
- 2010-05-14 WO PCT/US2010/034926 patent/WO2010132787A1/en not_active Ceased
- 2010-05-14 US US13/320,217 patent/US8865710B2/en active Active
- 2010-05-14 EP EP10719218.9A patent/EP2429524B1/en active Active
- 2010-05-14 HR HRP20200255TT patent/HRP20200255T1/hr unknown
- 2010-05-14 PL PL10719218T patent/PL2429524T3/pl unknown
- 2010-05-14 ES ES10719218T patent/ES2773315T3/es active Active
-
2014
- 2014-09-17 US US14/489,290 patent/US9555040B2/en active Active
-
2015
- 2015-09-25 AU AU2015230806A patent/AU2015230806A1/en not_active Abandoned
-
2020
- 2020-02-14 CY CY20201100138T patent/CY1122765T1/el unknown
-
2024
- 2024-03-14 NO NO2024011C patent/NO2024011I1/no unknown
- 2024-03-19 NL NL301265C patent/NL301265I2/nl unknown
- 2024-03-27 FI FIC20240009C patent/FIC20240009I1/fi unknown
- 2024-04-02 HU HUS2400008C patent/HUS2400008I1/hu unknown
- 2024-04-04 LU LU00338C patent/LUC00338I2/fr unknown
- 2024-04-08 LT LTPA2024510C patent/LTC2429524I2/lt unknown
- 2024-04-19 CY CY2024010C patent/CY2024010I1/el unknown
Also Published As
| Publication number | Publication date |
|---|---|
| NL301265I1 (nl) | 2024-03-20 |
| US20120258081A1 (en) | 2012-10-11 |
| EP2429524A1 (en) | 2012-03-21 |
| AU2010248860A1 (en) | 2011-12-22 |
| HUS2400008I1 (hu) | 2024-04-28 |
| CY1122765T1 (el) | 2021-03-12 |
| EP2429524B1 (en) | 2020-01-15 |
| CY2024010I2 (el) | 2024-12-13 |
| US20160051557A1 (en) | 2016-02-25 |
| NO2024011I1 (no) | 2024-03-14 |
| PL2429524T3 (pl) | 2020-08-24 |
| CA2761940C (en) | 2018-04-10 |
| HRP20200255T1 (hr) | 2020-09-04 |
| CY2024010I1 (el) | 2024-12-13 |
| PT2429524T (pt) | 2020-03-02 |
| HUE048309T2 (hu) | 2020-07-28 |
| SMT202000092T1 (it) | 2020-05-08 |
| US9555040B2 (en) | 2017-01-31 |
| NL301265I2 (nl) | 2024-06-05 |
| AU2010248860B2 (en) | 2015-06-25 |
| LT2429524T (lt) | 2020-05-11 |
| US8865710B2 (en) | 2014-10-21 |
| NZ596739A (en) | 2014-01-31 |
| LUC00338I2 (es) | 2026-03-04 |
| FIC20240009I1 (fi) | 2024-03-27 |
| LTC2429524I2 (es) | 2025-10-27 |
| AU2015230806A1 (en) | 2015-10-15 |
| SI2429524T1 (sl) | 2020-07-31 |
| CA2761940A1 (en) | 2010-11-18 |
| DK2429524T3 (da) | 2020-02-24 |
| WO2010132787A1 (en) | 2010-11-18 |
| LTPA2024510I1 (es) | 2024-04-25 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US9555040B2 (en) | Methods of treating proliferative diseases | |
| ES2436266T3 (es) | Métodos para administrar N-(5-terc-butil-isoxazol-3-il)-N'-{4-[7-(2-morfolin-4-il-etoxi)imidazo[2,1-b][1,3]benzotiazol-2-il]fenil}urea para tratar enfermedades proliferativas | |
| ES3022913T3 (en) | Solid forms of a cdk4 inhibitor | |
| JP6033678B2 (ja) | 併用療法を用いた治療方法 | |
| US20160367625A1 (en) | Romidepsin formulations and uses thereof | |
| ES2865289T3 (es) | Composiciones farmacéuticas que comprenden 3-(5-amino-2-metil-4-oxo-4H-quinazolin-3-il)-piperidin-2,6-diona | |
| ES2390801T3 (es) | Procedimiento para el tratamiento de la neoplasia con una combinación de agentes quimioterápicos y radiación | |
| NZ622752B2 (en) | Romidepsin and 5 - azacitidine for use in treating lymphoma |