ES2785375T3 - Procedimiento de purificación de inmunoglobulina - Google Patents
Procedimiento de purificación de inmunoglobulina Download PDFInfo
- Publication number
- ES2785375T3 ES2785375T3 ES14885531T ES14885531T ES2785375T3 ES 2785375 T3 ES2785375 T3 ES 2785375T3 ES 14885531 T ES14885531 T ES 14885531T ES 14885531 T ES14885531 T ES 14885531T ES 2785375 T3 ES2785375 T3 ES 2785375T3
- Authority
- ES
- Spain
- Prior art keywords
- fraction
- immunoglobulin
- exchange chromatography
- cation exchange
- solution
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
- C07K1/14—Extraction; Separation; Purification
- C07K1/36—Extraction; Separation; Purification by a combination of two or more processes of different types
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
- C07K1/107—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length by chemical modification of precursor peptides
- C07K1/113—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length by chemical modification of precursor peptides without change of the primary structure
- C07K1/1136—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length by chemical modification of precursor peptides without change of the primary structure by reversible modification of the secondary, tertiary or quarternary structure, e.g. using denaturating or stabilising agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
- C07K1/14—Extraction; Separation; Purification
- C07K1/16—Extraction; Separation; Purification by chromatography
- C07K1/18—Ion-exchange chromatography
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
- C07K1/14—Extraction; Separation; Purification
- C07K1/30—Extraction; Separation; Purification by precipitation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
- C07K1/14—Extraction; Separation; Purification
- C07K1/34—Extraction; Separation; Purification by filtration, ultrafiltration or reverse osmosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
- C07K16/06—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies from serum
- C07K16/065—Purification, fragmentation
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Biochemistry (AREA)
- Biophysics (AREA)
- General Health & Medical Sciences (AREA)
- Genetics & Genomics (AREA)
- Medicinal Chemistry (AREA)
- Molecular Biology (AREA)
- Life Sciences & Earth Sciences (AREA)
- Analytical Chemistry (AREA)
- Immunology (AREA)
- Engineering & Computer Science (AREA)
- Water Supply & Treatment (AREA)
- Crystallography & Structural Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Medicines Containing Antibodies Or Antigens For Use As Internal Diagnostic Agents (AREA)
- Peptides Or Proteins (AREA)
Abstract
Un procedimiento de purificación de una inmunoglobulina, que comprende las etapas de: (a) disolver una pasta de fracción II de proteína plasmática que contiene inmunoglobulina, seguido de filtración para obtener una solución de fracción II; (b) dializar y/o concentrar la solución de fracción II obtenida, someter la solución dializada y/o concentrada a cromatografía de intercambio aniónico, y recuperar una fracción no unida a una columna de la cromatografía de intercambio aniónico; (c) tratar la fracción recuperada con un solvente y/o un detergente para inactivar virus, seguido de someter la fracción a cromatografía de intercambio catiónico para eliminar el solvente y/o el detergente, y las sustancias trombóticas, en el que la cromatografía de intercambio catiónico usa una resina cerámica de intercambio catiónico, en el que la cromatografía de intercambio catiónico se realiza a una concentración de sal de 400-600 mM; (d) dializar y/o concentrar un eluato obtenido de la cromatografía de intercambio catiónico, en el que una concentración de sal del eluato obtenido de la columna de cromatografía de intercambio catiónico en la etapa (c) se mantiene a 50-150 mM con el fin de mantener el contenido de polímeros durante la diálisis y/o concentración; y (e) filtrar la solución dializada y/o concentrada, obteniendo así una inmunoglobulina purificada.
Description
DESCRIPCIÓN
Procedimiento de purificación de inmunoglobulina
Campo técnico
La presente invención se refiere a un procedimiento de purificación de una inmunoglobulina y, más particularmente, a un procedimiento de purificación de una inmunoglobulina, que comprende: dializar y concentrar una pasta de fracción II de proteína plasmática que contiene inmunoglobulina, seguido de la eliminación de sustancias trombóticas de la fracción dializada y concentrada mediante un proceso de purificación utilizando resina cerámica de intercambio catiónico, y realizando elución mientras se mantiene la concentración de sal a un nivel constante para mantener el contenido polimérico de la inmunoglobulina a un nivel bajo.
Técnica antecedente
Las inmunoglobulinas que son proteínas plasmáticas que contienen anticuerpos contra varios virus y bacterias se usan como fármacos para prevenir o tratar enfermedades mediante la administración a sujetos que naturalmente carecen de anticuerpos o pacientes que necesitan suplementos artificiales de anticuerpos debido a enfermedades virales o bacterianas.
Con el fin de usar tales inmunoglobulinas como fármacos, se han preparado inmunoglobulinas para inyección subcutánea o intramuscular de acuerdo con el proceso de fraccionamiento con etanol frío (Cohn E. et al., J. Am. Chem. Soc., 68:459, 1946) desarrollado por Cohn y Oncley o el proceso de fraccionamiento de etanol frío modificado (Kistler P, Nitschmann HS, Vox Sang, 7:414. 1952) desarrollado por Kistler y Nitschmann.
Sin embargo, las inmunoglobulinas para inyección intramuscular tienen los siguientes problemas: 1) las dosis de tales inmunoglobulinas son limitadas, lo que hace imposible administrar las inmunoglobulinas en grandes cantidades; 2) las inmunoglobulinas causan dolor en el sitio inyectado con las inmunoglobulinas; 3) las inmunoglobulinas tienen un bajo contenido de inmunoglobulina G natural (IgG) con actividad de anticuerpos; 4) la actividad de anticuerpos de las inmunoglobulinas se reduce por la proteasa en el sitio inyectado; y 5) el tiempo necesario para alcanzar las concentraciones plasmáticas máximas es de 24 horas o más.
Con el fin de resolver los problemas de la inyección intramuscular, se intentó la administración de inmunoglobulinas por inyección intravenosa. Sin embargo, cuando las preparaciones de inmunoglobulina se administraron por vía intravenosa, una variedad de efectos secundarios inmediatos, incluyendo dificultad respiratoria y choque del sistema circulatorio, aparecieron debido a un efecto secundario grave (reacción anafiláctica) atribuible a los agregados con actividad anti-complementaria. Tales síntomas aparecieron principalmente en pacientes con deficiencia de inmunoglobulina. En particular, se observó un efecto secundario de hipersensibilidad grave en pacientes en los que aparecieron anticuerpos anti-IgA.
Por lo tanto, dado que la inyección intravenosa de inmunoglobulinas es imposible debido a los problemas descritos anteriormente, se ha requerido el desarrollo de preparaciones de inmunoglobulina para inyección intravenosa, y se han desarrollado procedimientos capaces de eliminar los agregados descritos anteriormente y/o de prevenir la formación de agregados durante los procesos de preparación. La inyección intravenosa de inmunoglobulinas ha sido posible como resultado del tratamiento de inmunoglobulinas con proteasas como pepsina, papaína o plasmina, o sustancias químicas como la p-propiolactona, para cambiar su estructura y suprimir la formación de agregados de inmunoglobulina o destruir agregados de inmunoglobulina, reduciendo así las actividades anti complementarias de las inmunoglobulinas.
Los productos de inmunoglobulina intravenosa de primera generación (IVIG) se prepararon tratando un material de partida (fracción II de Cohn) con pepsina para eliminar los agregados de inmunoglobulina. El proceso de preparación no comprendía una etapa de cromatografía en columna, y el producto preparado se liofilizó para mantenerlo establemente durante un período de tiempo adecuado, y se disolvió inmediatamente antes de su uso. Sin embargo, se descubrió que los productos IVIG fabricados por algunos fabricantes causaron infecciones virales como la hepatitis C viral. Por esta razón, se agregaron al proceso de preparación una o más etapas para inactivar y/o eliminar virus conocidos. A partir de entonces, los productos IVlG de segunda generación con baja actividad anti-complementaria y mayor estabilidad se revelaron a mediados de la década de 1980, y los productos IVIG se purificaron mediante varias etapas de cromatografía.
Dichas preparaciones se inyectaron por vía intravenosa y, por lo tanto, superaron las desventajas de las inmunoglobulinas intramusculares, incluyendo dosis limitadas, dolor en el sitio inyectado y la reducción en la actividad de anticuerpos de las inmunoglobulinas por la proteasa, y también se redujo el tiempo necesario para alcanzar las concentraciones plasmáticas máximas a varias horas o menos.
Sin embargo, los productos de inmunoglobulina intravenosa como los descritos anteriormente tienen poca o ninguna IgG natural con actividad de anticuerpos debido a su cambio estructural y, por lo tanto, tienen una capacidad de unión al complemento reducida o nula y también tienen una vida media en sangre tan corta como aproximadamente 4-12 días, lo que sugiere que no exhiben efectos satisfactorios en la prevención y el tratamiento de enfermedades. Además, los productos IVIG de primera y segunda generación preparados en forma de polvo liofilizado requieren un proceso adicional para disolverlos, y tienen bajas tasas de disolución. Por esta razón, se han desarrollado productos IVIG líquidos y se han requerido procesos mejorados para obtener productos IVIG más estables y puros.
En relación con lo anterior, la Patente Alemana N.° 2,604,759 y la Patente Estadounidense N.° 4,124,576 divulgan procedimientos para obtener IgG pura (IVIG de tercera generación) con actividad de anticuerpos usando un tensioactivo no iónico tal como polietilenglicol, a diferencia de la gamma inmunoglobulina para inyección intravenosa antes descrita. Dichas preparaciones de IgG tienen una capacidad de unión al complemento y una mayor vida media en sangre y, por lo tanto, pueden mostrar buenos efectos en la prevención y el tratamiento de enfermedades. Sin embargo, estas preparaciones producidas por el tratamiento con polietilenglicol aún pueden causar efectos secundarios, ya que es difícil eliminar por completo los agregados con actividad anti complementaria de estas preparaciones (que muestran una actividad anti-complementaria de aproximadamente 0,02 U/mg).
Además, la Publicación Coreana abierta a inspección pública N.° 1983-0007083 divulga un procedimiento para preparar una inmunoglobulina intravenosa a partir de la fracción II o fracción II III de Cohn, aislada del plasma humano, mediante tratamiento con polietilenglicol. Sin embargo, existen problemas porque el proceso es complicado y el rendimiento es bajo. Los documentos de patente WO0076534 y WO9933484 describen la purificación de la pasta de fracción II y III de proteína plasmática en agua, seguida de filtración y posible ultrafiltración, luego intercambio aniónico, inactivación viral con detergente solvente e intercambio catiónico en una resina de intercambio polimérico.
Por consiguiente, los presentes inventores han realizado grandes esfuerzos para resolver los problemas descritos anteriormente que se producen en la técnica anterior y, como resultado, han encontrado que, cuando se dializa y se concentra una pasta de fracción II aislada del plasma, y luego se purifica mediante cromatografía de intercambio aniónico y cromatografía de intercambio catiónico en una resina cerámica de intercambio catiónico mientras se controla la concentración de sal durante la cromatografía de intercambio catiónico y la elución, las sustancias trom bóticas en la fracción plasmática se eliminan eficientemente y se mejora la estabilidad del producto de inmunoglobulina, completando así la presente invención.
Divulgación de la invención
Problema técnico
Es un objeto de la presente invención proporcionar un procedimiento de purificación de inmunoglobulinas, que puede eliminar eficazmente impurezas y sustancias trombóticas con el fin de producir una inmunoglobulina estable y de alta pureza.
Solución técnica
Con el fin de lograr el objeto anterior, la presente invención proporciona un procedimiento de purificación de una inmunoglobulina, que comprende las etapas de:
(a) disolver una pasta de fracción II de proteína plasmática que contiene inmunoglobulina, seguido de filtración para obtener una solución de fracción II;
(b) dializar y/o concentrar la solución de fracción II obtenida, someter la solución dializada y/o concentrada a cromatografía de intercambio aniónico, y recuperar una fracción no unida a una columna de la cromatografía de intercambio aniónico;
(c) tratar la fracción recuperada con un solvente y/o un detergente para inactivar virus, seguido de someter la fracción a cromatografía de intercambio catiónico para eliminar el solvente y/o el detergente, y sustancias trombóticas, en el que la cromatografía de intercambio catiónico utiliza una resina cerámica de intercambio catiónico, en la que la cromatografía de intercambio catiónico se realiza a una concentración de sal de 400 600 mM;
(d) dializar y/o concentrar un eluato obtenido de la cromatografía de intercambio catiónico, en el que la concentración de sal del eluato obtenido de la columna de cromatografía de intercambio catiónico en la etapa (c) se mantiene a 50-150 mM para mantener el contenido de polímeros durante la diálisis y/o concentración; y
(e) filtrar la solución dializada y/o concentrada, obteniendo así una inmunoglobulina purificada.
Breve descripción de los dibujos
La Figura 1 es una vista esquemática que muestra un proceso para preparar una inmunoglobulina intravenosa de acuerdo con la presente invención.
La Figura 2 muestra los resultados de medición de la pureza (trombina/IgG) de una inmunoglobulina en cada etapa de preparación.
La Figura 3 muestra los resultados de medición de la concentración de FXI (factor de coagulación humano XI) contenido en un filtrado o precipitado en cada etapa de preparación mediante SDS-PAGE.
Mejor modo para realizar la invención
A menos que se defina lo contrario, todos los términos técnicos y científicos utilizados en la presente memoria descriptiva tienen el mismo significado que el entendido comúnmente por un experto en la técnica al que pertenece la invención. En general, la nomenclatura utilizada en la presente memoria descriptiva y los procedimientos del experimento, que se describirán a continuación, son los bien conocidos y comúnmente empleados en la técnica.
Como se usa en la presente memoria descriptiva, la expresión "proteína plasmática que contiene inmunoglobulina" pretende abarcar plasma libre de crioprecipitados obtenido mediante la eliminación de diversas proteínas plasmáticas tales como Factor IX y antitrombina del plasma humano o plasma placentario humano, diversas fracciones de Cohn y fracciones obtenidas por precipitación de sulfato de amonio o PEG (Poison et al., Biochem Biophys Acta, 82:463, 1964); Polson y Ruiz-Bravo, Vox Sang, 23:107. 1972). Preferentemente, la fracción de proteína plasmática que se usa en la presente invención puede ser la fracción II de Cohn, la fracción I, II y III de Cohn o la fracción II III de Cohn.
En la presente invención, se usó la pasta de fracción II obtenida a partir de plasma humano de acuerdo con un procedimiento convencional de fracción de plasma de Cohn. Se realizó un proceso de purificación posterior para eliminar diversas lipoproteínas, fibrinógenos, a-globulina, p-globulina y diversos factores de coagulación de la pasta de fracción II.
En la presente invención, el plasma humano utilizado fue aprobado por la FDA y el plasma derivado de la Cruz Roja Americana sometido a pruebas Biológicas, incluyendo pruebas de amplificación de ácido nucleico en virus de inmunodeficiencia humana (VlH), virus de hepatitis C (VHC), virus de hepatitis B (VHB) y parvovirus B19, y pruebas serológicas. El plasma almacenado a -20 °C o menos se descongeló por incubación en un recipiente revestido a 1 a 6 °C durante 12-72 horas.
Mientras que el plasma se descongeló bajo las condiciones descritas anteriormente, se produjo un crioprecipitado que incluía fibrinógeno y factores de coagulación. El crioprecipitado producido se eliminó por centrifugación, y se recuperó el plasma crio-deficiente restante. Luego, se repitieron los procesos de precipitación y filtración, obteniendo así una pasta de fracción II.
En el proceso de filtración para aislar plasma que contiene inmunoglobulina, se añadió un filtro auxiliar y se mezcló con el plasma crio-deficiente que luego se separó en un sobrenadante y un precipitado por medio de una prensa de filtro. Como filtro auxiliar, se utilizó Celite (STD) o Harbolite (producto de perlita expandida).
En la presente invención, la disolución de la pasta de fracción II de proteína plasmática en la etapa (a) se puede realizar agregando una solución de cloruro de sodio en una cantidad equivalente a 2-10 veces el volumen de la fracción de proteína de plasma.
La fracción de proteína plasmática se suspende (disuelve) preferentemente en agua y/o tampón a una temperatura y pH sustancialmente no desnaturalizantes. El término "sustancialmente no desnaturalizante" implica que la condición a la que se refiere el término no causa una pérdida sustancial irreversible de la actividad funcional de las moléculas de IgG, por ejemplo, pérdida de la actividad de unión al antígeno y/o pérdida de la función Fc biológica.
Ventajosamente, la fracción de proteína plasmática se disuelve en agua acidificada con al menos un tampón no desnaturalizante en volúmenes de 2 a 5, preferentemente de 3 a 4, veces mayores que la fracción de proteína plasmática. El pH de la suspensión que contiene inmunoglobulina se mantiene preferentemente a un pH inferior a 6, tal como dentro del intervalo de 4,0-6,0, preferentemente 4,9-5,1, para asegurar la solubilidad óptima de la inmunoglobulina. También se puede usar cualquier tampón ácido conocido en la técnica, pero el fosfato de sodio, el acetato de sodio, el cloruro de sodio, el ácido acético, el ácido clorhídrico o el agua (agua destilada) pueden usarse preferentemente como el tampón ácido. En la presente invención, se usó solución de cloruro de sodio.
La suspensión de inmunoglobulina se mantiene a una temperatura baja para evitar la desnaturalización de proteínas y minimizar la actividad de la proteasa, y la suspensión de inmunoglobulina y el agua o el tampón añadido a la suspensión de inmunoglobulina se mantienen a una temperatura que varía de 0 a 12 °C, preferentemente de 0 a 7 °C, más preferentemente de 1 a 4 °C.
En la presente invención, la filtración en la etapa (a) de obtención de la solución de fracción II puede ser una filtración clarificadora y puede comprender ajustar el pH a 4,5-5,5. Preferentemente, el pH se ajusta a 4,9-5,1.
En la presente invención, la pasta de fracción II se transfirió a un recipiente revestido a 10 °C o menos, y se disolvió mediante la adición de una solución de cloruro de sodio al 0,6% en una cantidad 4 veces equivalente al volumen de la pasta de fracción II, y luego se añadió ácido acético 1M a la solución para ajustar el pH a 5,0 ± 1. A continuación, la solución se sometió a filtración clarificadora usando un cartucho de filtro de profundidad, obteniendo así una solución de fracción II.
En la presente invención, la diálisis y/o concentración en la etapa (b) se puede realizar usando un sistema de ultrafiltración/diafiltración (UF/DF) hasta que la presión osmótica de la solución dializada y concentrada alcance 10 mOsmol/kg o menos, seguido de ajustar el pH a 5,5-6,5, preferentemente 5,9-6,1.
La diafiltración es un proceso para eliminar solo un determinado soluto de un fluido que contiene un solvente y dos 0 más solutos que tienen diferentes tamaños moleculares realizando diálisis y ultrafiltración de forma simultánea. Esto es eficaz para la purificación de materiales poliméricos y tiene ventajas sobre los procesos generales de diálisis, ya que ahorra tiempo y es rentable.
En un ejemplo de la presente invención, la solución de fracción II se filtró usando un sistema de ultrafiltración/diafiltración (UF/DF) a una presión osmótica de 10 mOsmol/kg o menos, y se añadió acetato de sodio 1 M al filtrado a una concentración de 5,0 ± 1,0 mM, seguido de ajustar el pH a 6,0 ± 0,1, obteniendo así una solución dializada y/o concentrada que contiene inmunoglobulina.
En la presente invención, la cromatografía de intercambio aniónico en la etapa (b) se puede realizar a un pH de 5,5-6,5 y un caudal de 95-145 cm/h, y una fracción no unida a la columna de cromatografía de intercambio aniónico puede recuperarse con 1,5-2,0 volúmenes de carga (LV).
La resina de intercambio aniónico que se usa en la etapa de cromatografía de intercambio aniónico puede estar sustituida con grupos dietilaminoetilo (DEAE) o amonio cuaternario, pero no se limita a los mismos. Preferentemente, la resina de intercambio aniónico puede ser cualquiera seleccionada entre las resinas de intercambio aniónico que tienen un grupo de amonio cuaternario fuertemente básico o un grupo dietilaminoetilo (DEAE) débilmente básico.
Por ejemplo, como una resina de intercambio aniónico fuertemente básica, se pueden usar Q Sepharose Fast Flow, Q Sepharose High Performance, Resource Q, Source 15Q, Source 30Q, Mono Q, Mini Q, Capto Q, Capto Q ImpRes, Q HyperCel, Q Cermic HyperD F, Nuvia Q, UNOsphere Q, Macro-Prep High Q, Macro-Prep 25 Q, Fractogel Em D TMAE(S), Fractogel EMD TMAE Hicap (M), Fractogel EMD TMa E (M), Eshmono Q, Toyopearl QAE-550C, Toyopearl SuperQ-650C, Toyopearl GigaCap Q-650M, Toyopearl Q-600C AR, Toyopearl SuperQ-650M, Toyopearl SuperQ-650S, TSKgel SuperQ-5PW (30), TSKgel SuperQ-5PW (20), TSKgel SuperQ-5PW o similares, pero no se limitan a las mismas, y se puede usar cualquier resina de intercambio aniónico conocida en la técnica.
El volumen apropiado de resina usado en la cromatografía de intercambio aniónico se refleja en las dimensiones de la columna, es decir, el diámetro de la columna y la altura de la resina, y varía dependiendo, por ejemplo, de la cantidad de inmunoglobulina en la solución aplicada y la capacidad de unión de la resina utilizada. Antes de realizar la cromatografía de intercambio aniónico, la resina de intercambio aniónico se equilibra preferentemente con un tampón que permite que la resina se una a sus contraiones.
En la presente invención, la resina de intercambio aniónico utilizada es gel DEAE-Sefarosa, y los tampones de columna usados pueden ser tampones de equilibrio conocidos en la técnica, por ejemplo, tampón de fosfato de sodio, tampón de citrato, tampón de acetato o similares, tampón de lavado y tampón de elución.
En la cromatografía de intercambio aniónico, la columna se equilibró con tampón de acetato de sodio 5 ±1,0 mM de modo que el pH sería de 6,0 ± 0,1, y el caudal de la fase móvil se controló a 95-145 cm/h. La fracción no unida a la columna de cromatografía de intercambio aniónico se recuperó con 1,5-2,0 volúmenes de carga (LV).
En la presente invención, la etapa (c) es una etapa de inactivación de virus tales como virus potenciales con envoltura lipídica en la solución que contiene inmunoglobulina y luego la eliminación de una sustancia usada para la inactivación. En esta etapa, se puede usar un agente inactivador de virus, preferentemente un solvente y/o un detergente. Lo más preferentemente, puede usarse un tratamiento con solvente y detergente que emplea una mezcla solvente-detergente.
A través de la etapa (c), se pueden inactivar los virus con envoltura lipídica (p. ej., VIH1 y VIH2, hepatitis tipo C y no A-B-C, HTLV 1 y 2, la familia del virus del herpes, que incluye el virus CMV y el virus de Epstein Barr) y, por lo
tanto, la seguridad del producto final se puede aumentar.
En la etapa (c), se puede cualquier solvente y detergente sin limitación, siempre que tengan la capacidad de inactivar virus, particularmente virus con envoltura lipídica. El detergente se puede seleccionar del grupo que consiste en detergentes no iónicos e iónicos y se selecciona preferentemente para que sea sustancialmente no desnaturalizante. Particularmente, un detergente no iónico es preferente en términos de fácil extracción. El solvente es lo más preferentemente tri-n-butil fosfato (TNBP) como se divulga en la Patente de los Estados Unidos N.° 4,764,369, pero no se limita al mismo.
El agente inactivador de virus que se usa en la presente invención es preferentemente una mezcla de TNBP y al menos uno seleccionado entre polisorbato 80 (Tween 80), Triton X-100 y Triton X-45, pero no se limita a los mismos.
La mezcla preferida de solvente/detergente se agrega de tal manera que la concentración de TNBP en la solución que contiene inmunoglobulina es de 0,2-0,6% en peso, preferentemente 0,24-0,36% en peso, y tal que la concentración de Tween 80 sea de 0,8-1,5% en peso, preferentemente 0,8-1,2% en peso.
La etapa de inactivación del virus se realiza en condiciones que inactivan los virus envueltos, lo que da como resultado una solución que contiene inmunoglobulina sustancialmente segura para el virus. Tales condiciones incluyen una temperatura de 4-30 °C, preferentemente 19-28 °C, lo más preferentemente 24-26 °C, y un tiempo de incubación de 1-24 horas, preferentemente 4-12 horas, lo más preferentemente aproximadamente 8 horas, con el fin de asegurar suficiente inactivación de virus.
En la presente invención, la cromatografía de intercambio catiónico en la etapa (c) se puede realizar a un pH de 4,5-5,5 y un caudal de 110-130 cm/h. Preferentemente, el pH se ajusta a 4,9-5,1. La cantidad de inmunoglobulina cargada en la resina de intercambio catiónico es 90-130 mg por M€ de la resina de intercambio catiónico, preferentemente 95-105 mg por M€ de la resina. Después de la adsorción de la inmunoglobulina, se realiza el lavado con tampón de equilibrio. El tampón de equilibrio que se usa en el lavado puede usarse en una cantidad de al menos tres volúmenes de columna, preferentemente al menos cinco volúmenes de columna. Después del lavado, la inmunoglobulina se eluye con al menos 8 volúmenes de columna de tampón de elución.
La resina de intercambio catiónico que se usa en la presente invención es una resina de intercambio catiónico de resina a base de cerámica. En un ejemplo de la presente invención, se usó el gel CM Hyper D que es una resina a base de cerámica como la resina de intercambio catiónico y el tampón de equilibrio conocido en la técnica, tal como tampón de fosfato de sodio, tampón de citrato o tampón de acetato, tampón de lavado y se usaron tampones de elución como tampones de columna.
La elución de la inmunoglobulina de la resina de intercambio catiónico se realiza con un tampón sustancialmente no desnaturalizante que tiene un pH y una fuerza iónica suficientes para provocar una elución eficiente de la IgG, recuperando así un eluato que contiene inmunoglobulina. En este caso, "elución eficiente" significa que al menos el 75%, tal como al menos el 80%, por ejemplo, al menos el 85%, de la solución de inmunoglobulina cargada en la resina de intercambio catiónico se eluye a partir de la resina de intercambio catiónico.
En la presente invención, la cromatografía de intercambio catiónico en la etapa (c) se puede realizar a la concentración de sal del tampón de elución, que es suficientemente alta para desplazar la inmunoglobulina de la resina de intercambio catiónico. Se realiza a una concentración de sal de 400-600 mM, preferentemente 500 mM.
Además, con el fin de mantener el contenido polimérico de la inmunoglobulina durante la diálisis y/o concentración en la etapa (d), se puede agregar un eluato obtenido de la columna de cromatografía de intercambio catiónico a una solución dializada y/o concentrada calculada para mantener la concentración de sal a un nivel constante de 50-150 mM, preferentemente 100 mM o menos. Cuando se usa un procedimiento de elución que permite mantener una baja concentración de sal en la etapa de elución de la proteína, el contenido polimérico de la inmunoglobulina se puede minimizar y, por lo tanto, se puede purificar la inmunoglobulina con calidad mejorada.
En la presente invención, la diálisis y/o concentración en la etapa (d) se puede realizar usando un sistema de ultrafiltración/diafiltración (UF/DF). Se realiza a una presión osmótica de 10 mOsmol/kg o menos, y luego el pH se ajusta a 4,0-5,0.
En la presente invención, la diafiltración se realizó para eliminar iones de bajo peso molecular del eluato de cromatografía de intercambio catiónico, y la presión osmótica en el sistema UF/Df se controló a 10 mOsmol/kg o menos. Luego, se añadió ácido clorhídrico (HCl) al filtrado para ajustar el pH a 4,5 ± 0,1.
En la presente invención, la filtración en la etapa (e) se puede realizar usando un sistema de nanofiltración. La nanofiltración se puede realizar a una presión de 1,5-2,5 bar (150-250 kPa).
El procedimiento de la presente invención puede comprender, además, después de la etapa (e), una etapa de adición de un estabilizador para preparar una inmunoglobulina para inyección intravenosa.
Después de completar la nanofiltración, se puede agregar al menos un estabilizador de proteínas conocido en la técnica, y los ejemplos de los mismos incluyen diversos alcoholes de azúcar y sacáridos (tales como sorbitol, manosa, glucosa, trehalosa, maltosa), proteínas (tales como albúmina), aminoácidos (como lisina, glicina, etc.) y agentes orgánicos (como PEG y Tween 80).
En la presente invención, después de la etapa (e), un estabilizador que se puede agregar puede ser al menos uno seleccionado entre alcohol de azúcar, maltosa, sorbitol, manosa, glucosa, trehalosa, albúmina, lisina, glicina, PEG y Tween 80. Preferentemente, se usa maltosa como estabilizador.
El estabilizador se puede agregar a una concentración de 90-110 g/l. Después de la adición del estabilizador, el pH de la solución de inmunoglobulina se puede ajustar a 3,5-4,0. Preferentemente, el pH se puede ajustar a 3,7 3,9 mediante la adición de un ácido, preferentemente ácido sulfúrico o ácido clorhídrico.
La nanofiltración es una etapa importante de eliminación de virus. En la presente invención, la solución de inmunoglobulina dializada y concentrada se filtró a través de un prefiltro Pall DVD y un filtro de virus DV20 a una presión de 2,0 ± 0,5 bar para eliminar los virus de la solución de inmunoglobulina. Luego, se añadió maltosa a la solución nanofiltrada a una concentración final de 100 g/l para estabilizar la inmunoglobulina. La solución de inmunoglobulina estabilizada se ajustó a un pH de 3,8 ± 0,1 mediante la adición de ácido clorhídrico. Luego, se esterilizó utilizando un filtro de 0,2 pm y se almacenó.
La preparación de inmunoglobulina esterilizada para inyección intravenosa puede diluirse o concentrarse de manera que la concentración de la proteína (inmunoglobulina purificada) sea de 1-30% en peso. En la presente invención, la preparación de inmunoglobulina esterilizada se diluyó con agua para inyección (WFI) o se concentró por ultrafiltración de modo que la concentración de proteína fuese de 40-60 g/l, preferentemente 45-55 g/l, más preferentemente 49,5-50,5 g/l. Luego, se agregó maltosa a la solución de inmunoglobulina a una concentración final de 100 g/l y se mezcló completamente, y luego se midió el pH de la preparación de inmunoglobulina, y se agregó ácido clorhídrico a la solución de inmunoglobulina para ajustar el pH a 3,8 ± 0,1, preparando así una preparación de inmunoglobulina intravenosa.
En un ejemplo de la presente invención, se midió la pureza (trombina/IgG) de una solución de inmunoglobulina en cada etapa de preparación y la concentración de FXI (factor de coagulación humano XI) en un filtrado o precipitado en cada etapa de preparación. Como resultado, se pudo observar que se purificó una solución de inmunoglobulina con una pureza del 99% o superior (Figura 2) y que el factor de coagulación FXI se eliminó casi completamente (Tabla 2 y Figura 3).
Ejemplos
En lo sucesivo, la presente invención se describirá con mayor detalle con referencia a los ejemplos.
Ejemplo 1: Preparación de Inmunoglobulina Intravenosa
1-1: Preparación de Plasma
Como plasma, se usó plasma aprobado por la FDA que se sometió a pruebas Biológicas, incluyendo pruebas de amplificación de ácido nucleico en virus de inmunodeficiencia humana (VIH), virus de hepatitis C (VHC), virus de hepatitis B (VHB) y parvovirus B19, y pruebas de serología.
En la presente invención, se usó plasma (Lote N.° 600A9008) obtenido de la Cruz Roja. El plasma se almacenó a -20 °C o menos hasta su uso. Se abrió una botella que contenía el plasma con una máquina cortadora de botellas y se descongeló el plasma mediante incubación en un recipiente revestido a 1-6 °C durante 12-72 horas.
Mientras que el plasma se descongeló en las condiciones descritas anteriormente, se produjo un crioprecipitado que contenía fibrinógeno y factores de coagulación. El crioprecipitado producido se removió por centrifugación, y se recuperó el plasma crio-deficiente restante.
1-2: Etapa de Precipitación I
Con el fin de eliminar adicionalmente los factores de coagulación del plasma crio-deficiente, se realizó una etapa de precipitación I.
Se añadió etanol al 96% al plasma crio-deficiente recuperado en el Ejemplo 1-1 de modo que la concentración final de etanol fuese de 8 ± 0,8% a -3 ± 1 °C, y luego el pH de la solución se ajustó a 7,2 ± 0,2 usando tampón de acetato. El precipitado se eliminó por centrifugación, y se recuperó el sobrenadante (sobrenadante de adición I).
Para el recuento total viable, se tomó una muestra y se almacenó una porción del sobrenadante.
1-3: Etapa de Precipitación II III y Filtración
Para precipitar una inmunoglobulina contenida en el sobrenadante recuperado en el Ejemplo 1-2, se realizó una etapa de precipitación II III.
Se añadió adicionalmente etanol al 96% al sobrenadante recuperado en el Ejemplo 1-2 de modo que la concentración final de etanol fuese de 20 ± 2% a -5 ± 1,0 °C. Luego, el pH de la solución se ajustó a 6,9 ± 0,1 utilizando tampón de acetato.
A continuación, se añadió un auxiliar de filtración (Celite (STD) o Harbolite (producto de perlita expandida)) a la solución en una cantidad de 0,0284 kg por kg de plasma y se mezcló durante 30 ± 10 minutos. La mezcla se separó en un sobrenadante y un precipitado en una prensa de filtro (DG800K) en una habitación fría mantenida a una temperatura de 2 a 8 °C.
El sobrenadante fue denominado "sobrenadante I II III (o II III)", y el precipitado fue denominado "fracción I II IIIw (o II IIIw)" (w = lavado). La fracción I II IIIw (o II IIIw) se usó inmediatamente o se almacenó a -20 °C o menor.
1-4: Etapa de Precipitación III y Filtración
Para eliminar adicionalmente la albúmina, lipoproteína, trombina y otras proteínas no deseadas de la fracción I II IIIw (o II IIIw) que contiene inmunoglobulina, se realizó una etapa de precipitación III.
La fracción I II IIIw (o II IIIw) recuperada en el Ejemplo 1-3 se disolvió en agua destilada fría, y se tomó una muestra de la solución y se almacenó para un recuento total viable. Luego, se añadió etanol al 96% a la fracción I II IIIw (o II IIIw) disuelta de modo que la concentración final de etanol fuese de 18 ± 1,8% a -5 1,0 °C. Luego, la solución se ajustó a un pH de 5,2 ± 0,1 mediante la adición de un tampón de acetato preparado a -6 °C.
Posteriormente, la mezcla se separó en un sobrenadante y un precipitado por medio de una prensa de filtro (DG800K). El sobrenadante fue denominado "filtrado I III (o III)", y el precipitado fue denominado "fracción I III (o III)". Se descartó la fracción I III (o III), y se tomó una muestra del filtrado I III (o III) y se almacenó para un recuento total viable.
1-5: Etapa de Precipitación II y filtración
Para precipitar la inmunoglobulina en el filtrado I III (o III) obtenido en el Ejemplo 1-4, se realizó una etapa de precipitación II.
Se añadió etanol al 96% al filtrado I III (o III) de modo que la concentración final de etanol fuese de 25 ± 2,5% a -10 ± 2,0 °C. A continuación, la solución se ajustó a un pH de 7,4 ± 0,2 mediante la adición de bicarbonato de sodio 1M.
Luego, la mezcla se separó en un sobrenadante y un precipitado por medio de una prensa de filtro (DG800K). El precipitado fue denominado "pasta de fracción II", y se tomó una muestra de una porción del precipitado y se almacenó para medir el contenido de endotoxinas y proteínas bacterianas y la composición de las mismas. 1-6: Disolución de Pasta de Fracción II y Filtración Clarificadora
Se realizaron procesos de aislamiento/purificación para aumentar el contenido de la inmunoglobulina aislada del plasma y eliminar las sustancias trombóticas.
Primero, la pasta de fracción II que contiene inmunoglobulina aislada en el Ejemplo 1-5 se disolvió para tener condiciones adecuadas para diálisis. La pasta de fracción II se transfirió a un recipiente revestido a 10 °C o menos y se disolvió añadiéndole una solución de cloruro de sodio al 0,6% en una cantidad equivalente a 4 veces el volumen de la pasta de fracción II, y se tomó una muestra de una porción de la solución y se almacenó para el contenido de proteínas y la composición de la misma.
A continuación, la solución se ajustó a un pH de 5,0 ± 1 mediante la adición de ácido acético 1M, y luego la solución se sometió a filtración clarificadora usando cartuchos de filtro de profundidad (BecodiskBP01), obteniendo así una solución de fracción II.
1-7: Diafiltración
La solución de fracción II que contiene inmunoglobulina obtenida en el Ejemplo 1-6 se diafiltró para eliminar etanol e iones de bajo peso molecular, y su pH se ajustó para que la solución tuviera condiciones adecuadas para la cromatografía de intercambio aniónico.
La solución de fracción II que contiene inmunoglobulina se diafiltró usando un sistema de ultrafiltración/diafiltración (Millipore Pellicon2 (50K)) a una presión osmótica de 10 mOsmol/kg o menos, y una porción del filtrado obtenido se muestreó y almacenó con el fin de medir el contenido de proteínas y su composición y contar células viables.
El filtrado se ajustó a un pH de 6,0 ± 0,1 mediante la adición de acetato de sodio 1M a una concentración de 5,0 ± 1,0 mM, obteniendo así una solución de inmunoglobulina dializada y/o concentrada.
1-8: Cromatografía de Intercambio Aniónico
Con el fin de eliminar las proteínas poliméricas y otras proteínas plasmáticas de la solución de inmunoglobulina dializada y/o concentrada obtenida en el Ejemplo 1-7, se realizó una cromatografía de intercambio aniónico.
El gel DEAE-Sefarosa de resina de intercambio aniónico (GE Healthcare, N.° de Catálogo 17-0709) se empacó en una columna y luego se equilibró con tampón de equilibrio de modo que el pH fuese de 6,0 ± 0,1. A continuación, la solución de inmunoglobulina dializada y/o concentrada obtenida en el Ejemplo 1-7 se cargó en la columna a un caudal de 120 ± 25 cm/h. A continuación, se recuperó una fracción no unida a la columna de cromatografía de intercambio aniónico con 1,5-2,0 volúmenes de carga (LV).
1-9: Tratamiento con Solvente/Detergente para la Inactivación de Virus
Para inactivar virus potenciales con envoltura lipídica en la solución que contiene inmunoglobulina, se realizó una etapa de tratamiento de la solución con un solvente y un detergente.
Primero, para ajustar el pH de la fracción a 5,0 ± 0,1, se añadió ácido acético a la fracción no unida a la columna de cromatografía de intercambio aniónico y se recuperó en el Ejemplo 1-8. Luego, se añadió tri(n-butil)-fosfato (TNBP) y polisorbato 80 (Tween 80) a la fracción a concentraciones de 0,3 ± 0,06% y 1 ± 0,2%, respectivamente, seguido de agitación a 200 ± 50 RPM durante 20 -30 minutos. Para saber si TNBP y Tween 80 en la solución se mezclaron uniformemente, se tomó una muestra de la solución y se analizó. Posteriormente, la solución se agitó continuamente a 25 ± 1,0 °C y 200 ± 50 RPM durante 8 horas. La solución que contiene inmunoglobulina se transfirió a otro tanque (que es un área segura viral (VSA)) a través de una tubería dura.
1-10: Cromatografía de Intercambio Catiónico
Para eliminar TNBP, Tween 80 y otras sustancias trombóticas tales como factores de coagulación de la solución de inmunoglobulina tratada con el solvente/detergente, se realizó una cromatografía de intercambio catiónico.
La resina de intercambio catiónico CM Hyper D gel (Pall Corporation; N.° de Catálogo 20050) que es un material cerámico se empacó en una columna, y luego se equilibró con tampón de equilibrio de manera que el pH fuese de 5,0 ± 0,1. A continuación, la solución de inmunoglobulina tratada con el solvente/detergente en el Ejemplo 1-9 se cargó en la columna a un caudal de 120 ± 10 cm/h. Posteriormente, después de lavar con al menos 5 volúmenes de columna de tampón de lavado, la inmunoglobulina se eluyó con tampón de elución (composición de tampón de elución: NaOAc 20 mM, pH 4,5 con NaCl 0,5 M) y se recuperó (tasa de adsorción: 100 mg de inmunoglobulina por MI de resina de intercambio catiónico).
1-11: Diafiltración
Para eliminar los iones de bajo peso molecular del eluato de cromatografía de intercambio catiónico, se realizó la diafiltración.
El eluato obtenido en el Ejemplo 1-10 se diafiltró usando un sistema de ultrafiltración/diafiltración (Millipore Pellicon2 (50K)) a una presión osmótica de 10 mOsmol/kg o menos. Para mantener el contenido polimérico de inmunoglobulina, se añadió el eluato de cromatografía de intercambio catiónico al concentrado de dializado calculado, y la ultrafiltración/diafiltración (UF/DF) se realizó continuamente mientras se mantenía una concentración de cloruro de sodio de 100 mM o inferior.
Una porción del filtrado obtenido se muestreó y almacenó para medir el contenido de proteína y la composición de la misma y contar células viables, y el filtrado restante se ajustó a un pH de 4,5 ± 0,1 mediante la adición de ácido clorhídrico (HCl).
1-12: Nanofiltración y Adición de Estabilizador
La nanofiltración es una etapa importante de eliminación de virus. La solución de inmunoglobulina dializada/concentrada obtenida en el Ejemplo 1-11 se filtró a través de un prefiltro Florodyne II (AB1DJL7PH4) y se filtró a través de un filtro de virus (DV20, AB3DV207PH4) a una presión de 2,0 ± 0,5 bar (200 ± 50 kPa) para eliminar los virus de la solución de inmunoglobulina.
Con el fin de estabilizar la inmunoglobulina, se añadió maltosa al filtrado nanofiltrado hasta una concentración final de 100 g/l y se mezcló completamente. Luego, se midió el pH de la solución de inmunoglobulina estabilizada, y la solución de inmunoglobulina se ajustó a un pH de 3,8 ± 0,1 mediante la adición de ácido clorhídrico.
A continuación, el filtrado se esterilizó usando un filtro de 0,2 pm y se almacenó en un tanque de almacenamiento de acero inoxidable.
1- 13: Preparación de la Preparación Final de la Preparación de Inmunoglobulina para Inyección Intravenosa y Llenado Aséptico
La preparación de inmunoglobulina resultante para inyección intravenosa se diluyó con WFI o se concentró por ultrafiltración de modo que la concentración de proteína fuese de 50 ± 1 g/l. A continuación, se añadió maltosa a la misma a una concentración final de 100 g/l y se mezcló completamente. Luego, la preparación de inmunoglobulina estabilizada se midió por su pH y se ajustó a un pH de 3,8 ± 0,1 mediante la adición de ácido clorhídrico.
Después del ajuste del pH, la preparación de inmunoglobulina se esterilizó y se transfirió a una sala de empaque para preparar un producto que a su vez se almacenó a una temperatura de 2-8 °C.
Ejemplo 2: Medición de Trombina/IgG Generada (Riesgo Tromboembólico) en Solución de Inmunoglobulina en Cada Etapa de Preparación
Se midió la trombina/IgG generada (riesgo tromboembólico) en la preparación de inmunoglobulina muestreada en cada etapa de preparación del Ejemplo 1.
2- 1: Procedimiento Experimental
En la presente invención, la medición del riesgo tromboembólico en la solución de inmunoglobulina en cada etapa del Ejemplo 1 se realizó de acuerdo con el protocolo de Generación de Trombina (Experimento (100916)a del protocolo 01 de Generación de Trombina CBEr ) proporcionado por el CBER (Center for Biologics Evaluation and Research), que es una de las seis organizaciones analíticas afiliadas de la FDA.
2-2: Resultados Experimentales
El proceso de purificación de inmunoglobulina de acuerdo con la presente invención incluye el procedimiento de fraccionamiento de plasma de Cohn y las técnicas de purificación por cromatografía de intercambio iónico. Como se muestra en la Figura 2 y la Tabla 1 a continuación, se pudo observar que, en la cromatografía de intercambio catiónico entre los procesos de purificación cromatográfica, la cantidad de trombina generada (que es una sustancia trombótica) fue reducida eficazmente a aproximadamente el 95% en comparación con una etapa inicial.
Tabla 1. Análisis del producto obtenido en cada proceso de preparación

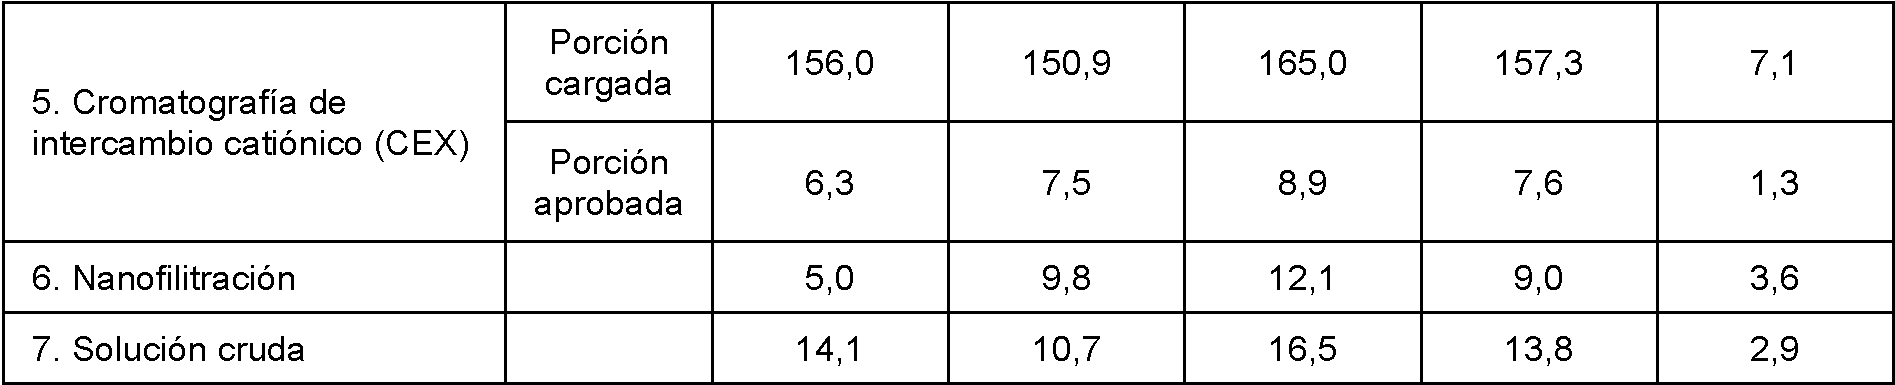
Los resultados en la Tabla 1 anterior muestran que la trombosis que puede ser causada por la inyección intravenosa de la inmunoglobulina puede minimizarse de modo que el tromboembolismo causado por la trombosis pueda prevenirse eficazmente, maximizando así la seguridad de la inmunoglobulina.
Ejemplo 3: Medición de la Concentración de FXI (Factor de Coagulación Humano XI) en Filtrado o Precipitado en Cada Etapa de Preparación
Con el fin de examinar el grado de eliminación de coagulantes, la concentración de FXI (Factor de Coagulación Humano XI) en el filtrado o precipitado muestreado en cada etapa de preparación del Ejemplo 1 se midió mediante ELISA (Kit ELISA AssayMax Human Factor XI (FXI); ssaypro, N.° de Catálogo EF1011-1) y SDS-PAGE.
Tabla 2. Contenido de FXI de los productos del proceso de purificación

El contenido de FXI de los productos del proceso de purificación de acuerdo con la presente invención se midieron por ELISA y SDS-PAGE. Como resultado, como se puede apreciar en la Tabla 2 anterior y en la Figura 3, las cantidades de trombina y FXI no cambiaron en el proceso de cromatografía de intercambio aniónico, pero las cantidades de trombina y FXI en el eluato obtenido del proceso de cromatografía de intercambio catiónico estaban por debajo del límite de detección, y FXI se eliminó por completo en el proceso de cromatografía de intercambio catiónico.
Aplicabilidad industrial
Cuando se usa el procedimiento de purificación de inmunoglobulina de acuerdo con la presente invención, se puede aumentar la eficiencia con la que se eliminan las impurezas y las sustancias trombóticas y se puede mantener el contenido polimérico de inmunoglobulina y, por lo tanto, se puede producir una inmunoglobulina estable con mayor calidad.
Claims (12)
1. Un procedimiento de purificación de una inmunoglobulina, que comprende las etapas de:
(a) disolver una pasta de fracción II de proteína plasmática que contiene inmunoglobulina, seguido de filtración para obtener una solución de fracción II;
(b) dializar y/o concentrar la solución de fracción II obtenida, someter la solución dializada y/o concentrada a cromatografía de intercambio aniónico, y recuperar una fracción no unida a una columna de la cromatografía de intercambio aniónico;
(c) tratar la fracción recuperada con un solvente y/o un detergente para inactivar virus, seguido de someter la fracción a cromatografía de intercambio catiónico para eliminar el solvente y/o el detergente, y las sustancias trombóticas,
en el que la cromatografía de intercambio catiónico usa una resina cerámica de intercambio catiónico, en el que la cromatografía de intercambio catiónico se realiza a una concentración de sal de 400-600 mM;
(d) dializar y/o concentrar un eluato obtenido de la cromatografía de intercambio catiónico, en el que una concentración de sal del eluato obtenido de la columna de cromatografía de intercambio catiónico en la etapa (c) se mantiene a 50-150 mM con el fin de mantener el contenido de polímeros durante la diálisis y/o concentración; y
(e) filtrar la solución dializada y/o concentrada, obteniendo así una inmunoglobulina purificada.
2. El procedimiento según la reivindicación 1, en el que la disolución de la pasta de fracción II de proteína plasmática en la etapa (a) se realiza mediante la adición de una solución de cloruro de sodio en una cantidad equivalente a 2-10 veces el volumen de la fracción de proteína de plasma.
3. El procedimiento según la reivindicación 1, en el que la filtración en la etapa (a) es una filtración clarificadora, y comprende ajustar el pH a 4,5-5,5.
4. El procedimiento según la reivindicación 1, en el que la diálisis y/o concentración en la etapa (b) se realiza usando un sistema de ultrafiltración/diafiltración (UF/DF) a una presión osmótica de 10 mOsmol/kg o menos, y luego ajustando el pH a 5,5-6,5.
5. El procedimiento según la reivindicación 1, en el que la cromatografía de intercambio aniónico en la etapa (b) se realiza a un pH de 5,5-6,5 y un caudal de 95-145 cm/h, y una fracción no unida a la columna de la cromatografía de intercambio aniónico se obtiene con 1,5-2,0 volúmenes de carga (LV).
6. El procedimiento según la reivindicación 1, en el que el solvente en la etapa (c) es tri-n-butil fosfato (TNBP), y el detergente es al menos uno seleccionado entre polisorbato 80, Triton X-100 y Triton X-45.
7. El procedimiento según la reivindicación 1, en el que la cromatografía de intercambio catiónico en la etapa (c) se realiza a un pH de 4,5-5,5 y un caudal de 110-130 cm/h.
8. El procedimiento según la reivindicación 1, en el que una cantidad de adsorción de inmunoglobulina adsorbida en la resina de intercambio catiónico es 90-130 mg por M€ de la resina de intercambio catiónico en la cromatografía de intercambio catiónico en la etapa (c).
9. El procedimiento según la reivindicación 1, en el que la diálisis y/o concentración en la etapa (d) se realiza usando un sistema de ultrafiltración/diafiltración (UF/DF), a una presión osmótica de 10 mOsmol/kg o menos, y luego el pH se ajusta a 4,0-5,0.
10. El procedimiento según la reivindicación 1, en el que la filtración en la etapa (e) se realiza usando un sistema de nanofiltración a una presión de 1,5-2,5 bar (150-250 kPa).
11. El procedimiento según la reivindicación 1, que además comprende una etapa de añadir un estabilizador para preparar una inmunoglobulina para inyección intravenosa después de la etapa (e).
12. El procedimiento según la reivindicación 14, en el que el estabilizador es al menos uno seleccionado del grupo que consiste en alcohol de azúcar, maltosa, sorbitol, manosa, glucosa, trehalosa, albúmina, lisina, glicina, PEG y Tween 80.
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| PCT/KR2014/002020 WO2015137530A1 (ko) | 2014-03-11 | 2014-03-11 | 면역글로불린의 정제방법 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2785375T3 true ES2785375T3 (es) | 2020-10-06 |
Family
ID=54071961
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14885531T Active ES2785375T3 (es) | 2014-03-11 | 2014-03-11 | Procedimiento de purificación de inmunoglobulina |
Country Status (7)
| Country | Link |
|---|---|
| US (1) | US10287315B2 (es) |
| EP (1) | EP3118209B1 (es) |
| KR (1) | KR101917196B1 (es) |
| CN (1) | CN106459140B (es) |
| CA (1) | CA2941230C (es) |
| ES (1) | ES2785375T3 (es) |
| WO (1) | WO2015137530A1 (es) |
Families Citing this family (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP2877589B1 (en) | 2012-07-26 | 2024-03-06 | Momenta Pharmaceuticals, Inc. | Glycoproteins with anti-inflammatory properties |
| US10464996B2 (en) | 2013-05-13 | 2019-11-05 | Momenta Pharmaceuticals, Inc. | Methods for the treatment of neurodegeneration |
| WO2015057622A1 (en) | 2013-10-16 | 2015-04-23 | Momenta Pharmaceuticals, Inc. | Sialylated glycoproteins |
| EP3118210B1 (en) * | 2014-03-11 | 2019-11-13 | Green Cross Holdings Corporation | Method for purifying immunoglobulin |
| KR101941974B1 (ko) * | 2016-11-18 | 2019-01-24 | 주식회사 녹십자 | 혈장 단백질 정제시 fxi의 제거방법 |
| KR20190047376A (ko) * | 2017-10-27 | 2019-05-08 | 주식회사 녹십자 | 개선된 면역글로불린의 정제방법 |
| CN113166200B (zh) * | 2018-12-21 | 2024-03-01 | 上海药明生物技术有限公司 | 一种提高蛋白a层析法去除聚集体的方法 |
| SG11202108627SA (en) | 2019-02-18 | 2021-09-29 | Lilly Co Eli | Therapeutic antibody formulation |
| EP4028159A1 (en) | 2019-09-10 | 2022-07-20 | Pierce Biotechnology, Inc. | Sample preparation compositions, devices, systems and methods |
| CN112574296B (zh) * | 2020-12-30 | 2023-05-19 | 中国医学科学院输血研究所 | 一种模拟IVIg的多人份混合人血浆IgG样品的分离纯化方法 |
| WO2022169206A1 (ko) * | 2021-02-04 | 2022-08-11 | ㈜Gc녹십자 | 헤모펙신 및 합토글로빈의 정제 방법 |
| CN116606370B (zh) * | 2023-07-21 | 2023-09-19 | 南京松天盛科生物科技有限公司 | 一种天然IgM纯化的方法 |
Family Cites Families (21)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE2604759C2 (de) | 1976-02-07 | 1983-06-01 | SCHURA Blutderivate GmbH & Co KG, 4150 Krefeld | Verfahren zur Gewinnung von iv-verträglichen Γglobulinen |
| US4124576A (en) | 1976-12-03 | 1978-11-07 | Coval M L | Method of producing intravenously injectable gamma globulin |
| KR830002739B1 (ko) | 1981-12-05 | 1983-12-10 | 주식회사 녹십자 | 정맥주사용 감마글로블린의 제조방법 |
| US4764369A (en) | 1983-07-14 | 1988-08-16 | New York Blood Center Inc. | Undenatured virus-free biologically active protein derivatives |
| US4665159A (en) * | 1985-11-07 | 1987-05-12 | Miles Laboratories, Inc. | High titer varicella-zoster immune globulin for intravenous administration |
| DE4118912C1 (es) * | 1991-06-08 | 1992-07-02 | Biotest Pharma Gmbh, 6072 Dreieich, De | |
| FR2706466B1 (fr) * | 1993-06-14 | 1995-08-25 | Aetsrn | Concentré d'immunoglobulines G à usage thérapeutique et procédé de production dudit concentré. |
| DE59309332D1 (de) * | 1993-12-27 | 1999-03-04 | Rotkreuzstiftung Zentratrallab | Verfahren zur Herstellung eines Konzentrates von Anti-D-Immunoglobulin G und pharmazeutische Zusammensetzung, die dieses enthält |
| TW541179B (en) * | 1997-03-19 | 2003-07-11 | Green Cross Corp | Process for preparing immunoglobulin preparation |
| UA64742C2 (uk) * | 1997-12-24 | 2004-03-15 | Альфа Терапевтик Корпорейшн | СПОСІБ ОДЕРЖАННЯ РОЗЧИНУ <font face="Symbol">g</font>-ГЛОБУЛІНУ, ПРИЗНАЧЕНОГО ДЛЯ ВНУТРІШНЬОВЕННОГО ВВЕДЕННЯ, І ПРОДУКТ, ЩО ОДЕРЖУЄТЬСЯ У ЦЕЙ СПОСІБ (ВАРІАНТИ) |
| IL140155A (en) * | 1998-06-09 | 2005-12-18 | Statens Seruminstitut | Process for producing immunoglobulins for intravenous administration and other immunoglobulin products |
| CZ20014456A3 (cs) * | 1999-06-15 | 2002-05-15 | Alpha Therapeutic Corporation | Způsob přípravy intravenózního immunoglobulinu a přípravku, který jej obsahuje |
| GB0304576D0 (en) * | 2003-02-28 | 2003-04-02 | Lonza Biologics Plc | Protein a chromatography |
| MXPA06008435A (es) * | 2004-01-30 | 2007-05-23 | Suomen Punainen Risti Veripalvelu | Proceso de manufactura de una inmunoglobulina libre de virus. |
| AU2008342942A1 (en) * | 2007-12-28 | 2009-07-09 | Biolnvent International Ab | Formulation |
| IL212911A0 (en) * | 2011-05-16 | 2011-07-31 | Omrix Biopharmaceuticals Ltd | Immunoglobulin reduced in thrombogenic contaminants and preparation thereof |
| DE102011105525B4 (de) * | 2011-06-24 | 2015-03-26 | Sartorius Stedim Biotech Gmbh | Verfahren zur Abtrennung von Biopolymer-Aggregaten und Viren aus einem Fluid |
| MY165164A (en) | 2011-08-26 | 2018-02-28 | Baxalta Inc | Method for reducing the thromboembolic potential of a plasma-derived immunoglobulin composition |
| BR112014011900A2 (pt) * | 2011-12-15 | 2017-05-16 | Hanwha Chemical Corp | um método de purificação de anticorpo |
| AU2013203043B2 (en) * | 2013-03-15 | 2016-10-06 | Takeda Pharmaceutical Company Limited | Methods to produce a human plasma-derived igg preparation enriched in brain disease-related natural iggs |
| KR101657690B1 (ko) * | 2015-06-05 | 2016-09-19 | 주식회사 녹십자홀딩스 | 혈장 유래 b형 간염 사람 면역글로불린 제제의 제조방법 |
-
2014
- 2014-03-11 WO PCT/KR2014/002020 patent/WO2015137530A1/ko not_active Ceased
- 2014-03-11 EP EP14885531.5A patent/EP3118209B1/en active Active
- 2014-03-11 CA CA2941230A patent/CA2941230C/en active Active
- 2014-03-11 US US15/123,869 patent/US10287315B2/en active Active
- 2014-03-11 KR KR1020167024070A patent/KR101917196B1/ko active Active
- 2014-03-11 CN CN201480078651.0A patent/CN106459140B/zh active Active
- 2014-03-11 ES ES14885531T patent/ES2785375T3/es active Active
Also Published As
| Publication number | Publication date |
|---|---|
| CA2941230A1 (en) | 2015-09-17 |
| EP3118209A1 (en) | 2017-01-18 |
| KR20160118298A (ko) | 2016-10-11 |
| CN106459140A (zh) | 2017-02-22 |
| WO2015137530A1 (ko) | 2015-09-17 |
| KR101917196B1 (ko) | 2018-11-09 |
| EP3118209A4 (en) | 2017-11-08 |
| EP3118209B1 (en) | 2020-02-19 |
| CN106459140B (zh) | 2019-12-10 |
| CA2941230C (en) | 2020-08-25 |
| US10287315B2 (en) | 2019-05-14 |
| US20170022248A1 (en) | 2017-01-26 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2769783T3 (es) | Procedimiento de purificación de inmunoglobulina | |
| CA2941230C (en) | Method for purifying immunoglobulin | |
| ES2525492T3 (es) | Procedimiento para preparar una composiciónde IgG enriquecida a partir de plasma | |
| ES2229784T3 (es) | Proceso de produccion de inmunoglobulinas para administracion intravenosa y otros productos de inmunoglobulina. | |
| ES2527915T3 (es) | Producto de inmunoglobulina G (IgG) líquido | |
| CN102459331B (zh) | 生产用于皮下使用的高度浓缩的免疫球蛋白制品的方法 | |
| CA3080108C (en) | Improved method for purification of immunoglobulin | |
| ES2596407T3 (es) | Método para la producción de formulaciones inyectables de productos proteicos hemoderivados y productos obtenidos utilizando dicho método | |
| BR112014020602B1 (pt) | Método para a fabricação de uma composição de imunoglobulina igg enriquecida | |
| JP6132839B2 (ja) | 多価免疫グロブリン濃縮物の製造方法 | |
| US10406223B2 (en) | Methods for preparing hepatitis B immunoglobulin derived from plasma | |
| US20180305401A1 (en) | Processes for purifying proteins from plasma | |
| BR112017026228B1 (pt) | Método para preparação de imunoglobulina da hepatite b derivada do plasma | |
| BR102016022107B1 (pt) | Processo para preparação de uma solução de imunoglobulinas |