ES2787603T3 - Reacciones de macrociclación y productos intermedios útiles en la síntesis de análogos de halicondrina B - Google Patents
Reacciones de macrociclación y productos intermedios útiles en la síntesis de análogos de halicondrina B Download PDFInfo
- Publication number
- ES2787603T3 ES2787603T3 ES14858240T ES14858240T ES2787603T3 ES 2787603 T3 ES2787603 T3 ES 2787603T3 ES 14858240 T ES14858240 T ES 14858240T ES 14858240 T ES14858240 T ES 14858240T ES 2787603 T3 ES2787603 T3 ES 2787603T3
- Authority
- ES
- Spain
- Prior art keywords
- formula
- compound
- protecting group
- combine
- hydroxyl protecting
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 238000003786 synthesis reaction Methods 0.000 title claims abstract description 49
- 230000015572 biosynthetic process Effects 0.000 title claims abstract description 48
- 239000000543 intermediate Substances 0.000 title description 37
- 238000005710 macrocyclization reaction Methods 0.000 title description 26
- 150000001875 compounds Chemical class 0.000 claims abstract description 470
- -1 1,3-oxazolidin-2-on-5-yl Chemical group 0.000 claims abstract description 466
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims abstract description 312
- 238000006243 chemical reaction Methods 0.000 claims abstract description 122
- 229960003649 eribulin Drugs 0.000 claims abstract description 110
- 150000003839 salts Chemical class 0.000 claims abstract description 97
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 claims abstract description 69
- 238000000034 method Methods 0.000 claims abstract description 52
- 125000004122 cyclic group Chemical group 0.000 claims abstract description 47
- 150000002009 diols Chemical class 0.000 claims abstract description 46
- 150000007854 aminals Chemical class 0.000 claims abstract description 35
- 125000006239 protecting group Chemical group 0.000 claims abstract description 27
- 239000003054 catalyst Substances 0.000 claims abstract description 20
- 238000005865 alkene metathesis reaction Methods 0.000 claims abstract description 18
- 239000013067 intermediate product Substances 0.000 claims abstract description 10
- UFNVPOGXISZXJD-JBQZKEIOSA-N eribulin Chemical compound C([C@H]1CC[C@@H]2O[C@@H]3[C@H]4O[C@@H]5C[C@](O[C@H]4[C@H]2O1)(O[C@@H]53)CC[C@@H]1O[C@H](C(C1)=C)CC1)C(=O)C[C@@H]2[C@@H](OC)[C@@H](C[C@H](O)CN)O[C@H]2C[C@@H]2C(=C)[C@H](C)C[C@H]1O2 UFNVPOGXISZXJD-JBQZKEIOSA-N 0.000 claims description 150
- 125000004429 atom Chemical group 0.000 claims description 124
- 125000000217 alkyl group Chemical group 0.000 claims description 60
- 229910052799 carbon Inorganic materials 0.000 claims description 49
- 239000003795 chemical substances by application Substances 0.000 claims description 49
- 229960000439 eribulin mesylate Drugs 0.000 claims description 38
- 239000003638 chemical reducing agent Substances 0.000 claims description 30
- 230000001590 oxidative effect Effects 0.000 claims description 18
- 229910052760 oxygen Inorganic materials 0.000 claims description 16
- 238000004519 manufacturing process Methods 0.000 claims description 15
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 claims description 14
- 125000004432 carbon atom Chemical group C* 0.000 claims description 8
- 229910052739 hydrogen Inorganic materials 0.000 claims description 7
- 150000005215 alkyl ethers Chemical class 0.000 claims description 6
- 229940098779 methanesulfonic acid Drugs 0.000 claims description 5
- 229910052698 phosphorus Inorganic materials 0.000 claims description 5
- 239000000047 product Substances 0.000 abstract description 84
- RTZKZFJDLAIYFH-UHFFFAOYSA-N ether Substances CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 abstract description 37
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 abstract description 14
- UFNVPOGXISZXJD-XJPMSQCNSA-N eribulin Chemical compound C([C@H]1CC[C@@H]2O[C@@H]3[C@H]4O[C@H]5C[C@](O[C@H]4[C@H]2O1)(O[C@@H]53)CC[C@@H]1O[C@H](C(C1)=C)CC1)C(=O)C[C@@H]2[C@@H](OC)[C@@H](C[C@H](O)CN)O[C@H]2C[C@@H]2C(=C)[C@H](C)C[C@H]1O2 UFNVPOGXISZXJD-XJPMSQCNSA-N 0.000 abstract 4
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 349
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 240
- 239000000203 mixture Substances 0.000 description 221
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 146
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 144
- 239000000243 solution Substances 0.000 description 141
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 140
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 132
- 239000012044 organic layer Substances 0.000 description 132
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical group [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 129
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 126
- 235000019439 ethyl acetate Nutrition 0.000 description 120
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 118
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 110
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 101
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 96
- 229920006395 saturated elastomer Polymers 0.000 description 87
- 238000005160 1H NMR spectroscopy Methods 0.000 description 79
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 75
- 239000010410 layer Substances 0.000 description 74
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 73
- 235000019341 magnesium sulphate Nutrition 0.000 description 73
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 69
- 239000011780 sodium chloride Substances 0.000 description 65
- 238000010898 silica gel chromatography Methods 0.000 description 62
- 125000004043 oxo group Chemical group O=* 0.000 description 54
- 125000001072 heteroaryl group Chemical group 0.000 description 50
- 239000011541 reaction mixture Substances 0.000 description 50
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 50
- 235000017557 sodium bicarbonate Nutrition 0.000 description 50
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 49
- 238000003756 stirring Methods 0.000 description 47
- 239000003480 eluent Substances 0.000 description 43
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 42
- 125000003710 aryl alkyl group Chemical group 0.000 description 40
- 125000003118 aryl group Chemical group 0.000 description 40
- 238000001914 filtration Methods 0.000 description 40
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 39
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 37
- NKLCNNUWBJBICK-UHFFFAOYSA-N dess–martin periodinane Chemical compound C1=CC=C2I(OC(=O)C)(OC(C)=O)(OC(C)=O)OC(=O)C2=C1 NKLCNNUWBJBICK-UHFFFAOYSA-N 0.000 description 36
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 34
- 229910052757 nitrogen Inorganic materials 0.000 description 34
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 31
- 239000000460 chlorine Substances 0.000 description 31
- 239000003921 oil Substances 0.000 description 31
- 235000019198 oils Nutrition 0.000 description 31
- 125000001181 organosilyl group Chemical group [SiH3]* 0.000 description 31
- 238000002360 preparation method Methods 0.000 description 31
- 238000000746 purification Methods 0.000 description 31
- 125000003107 substituted aryl group Chemical group 0.000 description 31
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 30
- 235000019270 ammonium chloride Nutrition 0.000 description 30
- 239000012267 brine Substances 0.000 description 30
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 30
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 30
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 28
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 27
- 150000001721 carbon Chemical group 0.000 description 27
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 27
- 229950010765 pivalate Drugs 0.000 description 26
- 239000000741 silica gel Substances 0.000 description 26
- 229910002027 silica gel Inorganic materials 0.000 description 26
- 125000004192 tetrahydrofuran-2-yl group Chemical group [H]C1([H])OC([H])(*)C([H])([H])C1([H])[H] 0.000 description 26
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 25
- 125000003342 alkenyl group Chemical group 0.000 description 25
- 125000000547 substituted alkyl group Chemical group 0.000 description 25
- OISVCGZHLKNMSJ-UHFFFAOYSA-N 2,6-dimethylpyridine Chemical compound CC1=CC=CC(C)=N1 OISVCGZHLKNMSJ-UHFFFAOYSA-N 0.000 description 24
- 239000000706 filtrate Substances 0.000 description 24
- 125000005336 allyloxy group Chemical group 0.000 description 22
- 150000001412 amines Chemical class 0.000 description 22
- IUGYQRQAERSCNH-UHFFFAOYSA-M pivalate Chemical compound CC(C)(C)C([O-])=O IUGYQRQAERSCNH-UHFFFAOYSA-M 0.000 description 22
- 125000006238 prop-1-en-1-yl group Chemical group [H]\C(*)=C(/[H])C([H])([H])[H] 0.000 description 22
- 125000002252 acyl group Chemical group 0.000 description 20
- 238000006405 Nozaki-Hiyama-Kishi reaction Methods 0.000 description 18
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 16
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 16
- DCFKHNIGBAHNSS-UHFFFAOYSA-N chloro(triethyl)silane Chemical compound CC[Si](Cl)(CC)CC DCFKHNIGBAHNSS-UHFFFAOYSA-N 0.000 description 16
- 239000007800 oxidant agent Substances 0.000 description 16
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 15
- 238000007254 oxidation reaction Methods 0.000 description 15
- AKHNMLFCWUSKQB-UHFFFAOYSA-L sodium thiosulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=S AKHNMLFCWUSKQB-UHFFFAOYSA-L 0.000 description 15
- 235000019345 sodium thiosulphate Nutrition 0.000 description 15
- 125000000472 sulfonyl group Chemical group *S(*)(=O)=O 0.000 description 15
- 239000002585 base Substances 0.000 description 14
- JQWHASGSAFIOCM-UHFFFAOYSA-M sodium periodate Chemical compound [Na+].[O-]I(=O)(=O)=O JQWHASGSAFIOCM-UHFFFAOYSA-M 0.000 description 14
- 239000007787 solid Substances 0.000 description 14
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 13
- 239000002253 acid Substances 0.000 description 13
- ITMCEJHCFYSIIV-UHFFFAOYSA-M triflate Chemical compound [O-]S(=O)(=O)C(F)(F)F ITMCEJHCFYSIIV-UHFFFAOYSA-M 0.000 description 13
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 12
- XSQUKJJJFZCRTK-UHFFFAOYSA-N Urea Chemical compound NC(N)=O XSQUKJJJFZCRTK-UHFFFAOYSA-N 0.000 description 12
- 125000003545 alkoxy group Chemical group 0.000 description 12
- 238000006664 bond formation reaction Methods 0.000 description 12
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 12
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 12
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 12
- 239000002994 raw material Substances 0.000 description 12
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 11
- 150000002148 esters Chemical class 0.000 description 11
- 230000003647 oxidation Effects 0.000 description 11
- 239000002244 precipitate Substances 0.000 description 11
- 125000005017 substituted alkenyl group Chemical group 0.000 description 11
- FPGGTKZVZWFYPV-UHFFFAOYSA-M tetrabutylammonium fluoride Chemical compound [F-].CCCC[N+](CCCC)(CCCC)CCCC FPGGTKZVZWFYPV-UHFFFAOYSA-M 0.000 description 11
- 150000004703 alkoxides Chemical class 0.000 description 10
- 238000004440 column chromatography Methods 0.000 description 10
- 238000005688 desulfonylation reaction Methods 0.000 description 10
- 230000000873 masking effect Effects 0.000 description 10
- KDLHZDBZIXYQEI-UHFFFAOYSA-N palladium Substances [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 10
- 238000006722 reduction reaction Methods 0.000 description 10
- 229910052717 sulfur Inorganic materials 0.000 description 10
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 9
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical group [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 9
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical group [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 9
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 9
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Chemical group BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 9
- 229910052794 bromium Inorganic materials 0.000 description 9
- PNDPGZBMCMUPRI-UHFFFAOYSA-N iodine Chemical group II PNDPGZBMCMUPRI-UHFFFAOYSA-N 0.000 description 9
- 239000012279 sodium borohydride Substances 0.000 description 9
- 229910000033 sodium borohydride Inorganic materials 0.000 description 9
- BDHFUVZGWQCTTF-UHFFFAOYSA-M sulfonate Chemical compound [O-]S(=O)=O BDHFUVZGWQCTTF-UHFFFAOYSA-M 0.000 description 9
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 9
- 238000010485 C−C bond formation reaction Methods 0.000 description 8
- DHKHKXVYLBGOIT-UHFFFAOYSA-N acetaldehyde Diethyl Acetal Natural products CCOC(C)OCC DHKHKXVYLBGOIT-UHFFFAOYSA-N 0.000 description 8
- 150000001241 acetals Chemical class 0.000 description 8
- 125000002947 alkylene group Chemical group 0.000 description 8
- XXROGKLTLUQVRX-UHFFFAOYSA-N allyl alcohol Chemical compound OCC=C XXROGKLTLUQVRX-UHFFFAOYSA-N 0.000 description 8
- 230000003197 catalytic effect Effects 0.000 description 8
- 238000001816 cooling Methods 0.000 description 8
- KVBHFBAACGHMKE-UHFFFAOYSA-N copper;triphenylphosphane Chemical compound [Cu].[Cu].[Cu].[Cu].[Cu].[Cu].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 KVBHFBAACGHMKE-UHFFFAOYSA-N 0.000 description 8
- 238000005906 dihydroxylation reaction Methods 0.000 description 8
- 239000012634 fragment Substances 0.000 description 8
- 125000005842 heteroatom Chemical group 0.000 description 8
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 8
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical class CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 8
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 8
- ZDYVRSLAEXCVBX-UHFFFAOYSA-N pyridinium p-toluenesulfonate Chemical compound C1=CC=[NH+]C=C1.CC1=CC=C(S([O-])(=O)=O)C=C1 ZDYVRSLAEXCVBX-UHFFFAOYSA-N 0.000 description 8
- GEHJYWRUCIMESM-UHFFFAOYSA-L sodium sulfite Chemical compound [Na+].[Na+].[O-]S([O-])=O GEHJYWRUCIMESM-UHFFFAOYSA-L 0.000 description 8
- UMGDCJDMYOKAJW-UHFFFAOYSA-N thiourea Chemical compound NC(N)=S UMGDCJDMYOKAJW-UHFFFAOYSA-N 0.000 description 8
- 125000000026 trimethylsilyl group Chemical group [H]C([H])([H])[Si]([*])(C([H])([H])[H])C([H])([H])[H] 0.000 description 8
- 125000004400 (C1-C12) alkyl group Chemical group 0.000 description 7
- XWKFPIODWVPXLX-UHFFFAOYSA-N 2-methyl-5-methylpyridine Natural products CC1=CC=C(C)N=C1 XWKFPIODWVPXLX-UHFFFAOYSA-N 0.000 description 7
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 7
- 238000005937 allylation reaction Methods 0.000 description 7
- 125000000051 benzyloxy group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])O* 0.000 description 7
- SIPUZPBQZHNSDW-UHFFFAOYSA-N bis(2-methylpropyl)aluminum Chemical compound CC(C)C[Al]CC(C)C SIPUZPBQZHNSDW-UHFFFAOYSA-N 0.000 description 7
- 238000006114 decarboxylation reaction Methods 0.000 description 7
- 125000002950 monocyclic group Chemical group 0.000 description 7
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 7
- 238000006798 ring closing metathesis reaction Methods 0.000 description 7
- 239000000725 suspension Substances 0.000 description 7
- HZNVUJQVZSTENZ-UHFFFAOYSA-N 2,3-dichloro-5,6-dicyano-1,4-benzoquinone Chemical compound ClC1=C(Cl)C(=O)C(C#N)=C(C#N)C1=O HZNVUJQVZSTENZ-UHFFFAOYSA-N 0.000 description 6
- BWZVCCNYKMEVEX-UHFFFAOYSA-N 2,4,6-Trimethylpyridine Chemical compound CC1=CC(C)=NC(C)=C1 BWZVCCNYKMEVEX-UHFFFAOYSA-N 0.000 description 6
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 6
- IKHGUXGNUITLKF-UHFFFAOYSA-N Acetaldehyde Chemical compound CC=O IKHGUXGNUITLKF-UHFFFAOYSA-N 0.000 description 6
- 125000000041 C6-C10 aryl group Chemical group 0.000 description 6
- 238000006228 Dieckmann condensation reaction Methods 0.000 description 6
- 238000006546 Horner-Wadsworth-Emmons reaction Methods 0.000 description 6
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 6
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 6
- 125000003282 alkyl amino group Chemical group 0.000 description 6
- 125000004414 alkyl thio group Chemical group 0.000 description 6
- 238000005576 amination reaction Methods 0.000 description 6
- 150000001540 azides Chemical class 0.000 description 6
- UORVGPXVDQYIDP-UHFFFAOYSA-N borane Chemical compound B UORVGPXVDQYIDP-UHFFFAOYSA-N 0.000 description 6
- 239000012043 crude product Substances 0.000 description 6
- 229910052736 halogen Inorganic materials 0.000 description 6
- 150000002367 halogens Chemical class 0.000 description 6
- 238000011065 in-situ storage Methods 0.000 description 6
- 239000003446 ligand Substances 0.000 description 6
- 239000011777 magnesium Substances 0.000 description 6
- PXHVJJICTQNCMI-UHFFFAOYSA-N nickel Substances [Ni] PXHVJJICTQNCMI-UHFFFAOYSA-N 0.000 description 6
- KJIFKLIQANRMOU-UHFFFAOYSA-N oxidanium;4-methylbenzenesulfonate Chemical compound O.CC1=CC=C(S(O)(=O)=O)C=C1 KJIFKLIQANRMOU-UHFFFAOYSA-N 0.000 description 6
- 229910000027 potassium carbonate Inorganic materials 0.000 description 6
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 6
- 235000010265 sodium sulphite Nutrition 0.000 description 6
- ILMRJRBKQSSXGY-UHFFFAOYSA-N tert-butyl(dimethyl)silicon Chemical group C[Si](C)C(C)(C)C ILMRJRBKQSSXGY-UHFFFAOYSA-N 0.000 description 6
- 125000000954 2-hydroxyethyl group Chemical group [H]C([*])([H])C([H])([H])O[H] 0.000 description 5
- 239000007848 Bronsted acid Substances 0.000 description 5
- 229910021554 Chromium(II) chloride Inorganic materials 0.000 description 5
- 239000002841 Lewis acid Substances 0.000 description 5
- 101100272976 Panax ginseng CYP716A53v2 gene Proteins 0.000 description 5
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 5
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 5
- 239000003153 chemical reaction reagent Substances 0.000 description 5
- 229910052801 chlorine Inorganic materials 0.000 description 5
- 125000001309 chloro group Chemical group Cl* 0.000 description 5
- 239000011651 chromium Substances 0.000 description 5
- XBWRJSSJWDOUSJ-UHFFFAOYSA-L chromium(ii) chloride Chemical compound Cl[Cr]Cl XBWRJSSJWDOUSJ-UHFFFAOYSA-L 0.000 description 5
- 238000006345 epimerization reaction Methods 0.000 description 5
- 239000006260 foam Substances 0.000 description 5
- 150000007517 lewis acids Chemical class 0.000 description 5
- 229910052749 magnesium Inorganic materials 0.000 description 5
- 229910052751 metal Inorganic materials 0.000 description 5
- 239000002184 metal Substances 0.000 description 5
- 125000001570 methylene group Chemical group [H]C([H])([*:1])[*:2] 0.000 description 5
- CTSLXHKWHWQRSH-UHFFFAOYSA-N oxalyl chloride Chemical compound ClC(=O)C(Cl)=O CTSLXHKWHWQRSH-UHFFFAOYSA-N 0.000 description 5
- 230000009467 reduction Effects 0.000 description 5
- 125000003808 silyl group Chemical group [H][Si]([H])([H])[*] 0.000 description 5
- 239000002904 solvent Substances 0.000 description 5
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 5
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 5
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 4
- JDIIGWSSTNUWGK-UHFFFAOYSA-N 1h-imidazol-3-ium;chloride Chemical compound [Cl-].[NH2+]1C=CN=C1 JDIIGWSSTNUWGK-UHFFFAOYSA-N 0.000 description 4
- HEWZVZIVELJPQZ-UHFFFAOYSA-N 2,2-dimethoxypropane Chemical compound COC(C)(C)OC HEWZVZIVELJPQZ-UHFFFAOYSA-N 0.000 description 4
- JVSFQJZRHXAUGT-UHFFFAOYSA-N 2,2-dimethylpropanoyl chloride Chemical compound CC(C)(C)C(Cl)=O JVSFQJZRHXAUGT-UHFFFAOYSA-N 0.000 description 4
- YYROPELSRYBVMQ-UHFFFAOYSA-N 4-toluenesulfonyl chloride Chemical compound CC1=CC=C(S(Cl)(=O)=O)C=C1 YYROPELSRYBVMQ-UHFFFAOYSA-N 0.000 description 4
- HGINCPLSRVDWNT-UHFFFAOYSA-N Acrolein Chemical compound C=CC=O HGINCPLSRVDWNT-UHFFFAOYSA-N 0.000 description 4
- LYCAIKOWRPUZTN-UHFFFAOYSA-N Ethylene glycol Chemical compound OCCO LYCAIKOWRPUZTN-UHFFFAOYSA-N 0.000 description 4
- BDAGIHXWWSANSR-UHFFFAOYSA-N Formic acid Chemical compound OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 4
- MHAJPDPJQMAIIY-UHFFFAOYSA-N Hydrogen peroxide Chemical compound OO MHAJPDPJQMAIIY-UHFFFAOYSA-N 0.000 description 4
- PCLIMKBDDGJMGD-UHFFFAOYSA-N N-bromosuccinimide Chemical compound BrN1C(=O)CCC1=O PCLIMKBDDGJMGD-UHFFFAOYSA-N 0.000 description 4
- 238000010478 Prins reaction Methods 0.000 description 4
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 4
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 4
- 229910021529 ammonia Inorganic materials 0.000 description 4
- 125000002102 aryl alkyloxo group Chemical group 0.000 description 4
- 125000004104 aryloxy group Chemical group 0.000 description 4
- 125000000852 azido group Chemical group *N=[N+]=[N-] 0.000 description 4
- PASDCCFISLVPSO-UHFFFAOYSA-N benzoyl chloride Chemical compound ClC(=O)C1=CC=CC=C1 PASDCCFISLVPSO-UHFFFAOYSA-N 0.000 description 4
- 239000004202 carbamide Substances 0.000 description 4
- 125000002837 carbocyclic group Chemical group 0.000 description 4
- 239000012230 colorless oil Substances 0.000 description 4
- 230000006104 desulfonylation Effects 0.000 description 4
- KPUWHANPEXNPJT-UHFFFAOYSA-N disiloxane Chemical class [SiH3]O[SiH3] KPUWHANPEXNPJT-UHFFFAOYSA-N 0.000 description 4
- 238000001035 drying Methods 0.000 description 4
- FATAVLOOLIRUNA-UHFFFAOYSA-N formylmethyl Chemical group [CH2]C=O FATAVLOOLIRUNA-UHFFFAOYSA-N 0.000 description 4
- 125000004435 hydrogen atom Chemical class [H]* 0.000 description 4
- 229910052987 metal hydride Inorganic materials 0.000 description 4
- 150000004681 metal hydrides Chemical class 0.000 description 4
- LNOPIUAQISRISI-UHFFFAOYSA-N n'-hydroxy-2-propan-2-ylsulfonylethanimidamide Chemical compound CC(C)S(=O)(=O)CC(N)=NO LNOPIUAQISRISI-UHFFFAOYSA-N 0.000 description 4
- 230000000269 nucleophilic effect Effects 0.000 description 4
- 150000007530 organic bases Chemical class 0.000 description 4
- 229910052762 osmium Inorganic materials 0.000 description 4
- SYQBFIAQOQZEGI-UHFFFAOYSA-N osmium atom Chemical compound [Os] SYQBFIAQOQZEGI-UHFFFAOYSA-N 0.000 description 4
- 229910052763 palladium Inorganic materials 0.000 description 4
- XKJCHHZQLQNZHY-UHFFFAOYSA-N phthalimide Chemical compound C1=CC=C2C(=O)NC(=O)C2=C1 XKJCHHZQLQNZHY-UHFFFAOYSA-N 0.000 description 4
- LJCNRYVRMXRIQR-OLXYHTOASA-L potassium sodium L-tartrate Chemical compound [Na+].[K+].[O-]C(=O)[C@H](O)[C@@H](O)C([O-])=O LJCNRYVRMXRIQR-OLXYHTOASA-L 0.000 description 4
- 239000003223 protective agent Substances 0.000 description 4
- 238000000425 proton nuclear magnetic resonance spectrum Methods 0.000 description 4
- 125000001424 substituent group Chemical group 0.000 description 4
- JOXIMZWYDAKGHI-UHFFFAOYSA-M toluene-4-sulfonate Chemical compound CC1=CC=C(S([O-])(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-M 0.000 description 4
- 238000009901 transfer hydrogenation reaction Methods 0.000 description 4
- 229920002554 vinyl polymer Polymers 0.000 description 4
- 238000010792 warming Methods 0.000 description 4
- AUHZEENZYGFFBQ-UHFFFAOYSA-N 1,3,5-Me3C6H3 Natural products CC1=CC(C)=CC(C)=C1 AUHZEENZYGFFBQ-UHFFFAOYSA-N 0.000 description 3
- ZRPFJAPZDXQHSM-UHFFFAOYSA-L 1,3-bis(2,4,6-trimethylphenyl)-4,5-dihydroimidazole;dichloro-[(2-propan-2-yloxyphenyl)methylidene]ruthenium Chemical compound CC(C)OC1=CC=CC=C1C=[Ru](Cl)(Cl)=C1N(C=2C(=CC(C)=CC=2C)C)CCN1C1=C(C)C=C(C)C=C1C ZRPFJAPZDXQHSM-UHFFFAOYSA-L 0.000 description 3
- PMOHTYZEIVZTJT-DTXIXUQSSA-N 2-[(1S,3R,4S,5R,7R,8S,9S,11R)-4,8-bis[[tert-butyl(diphenyl)silyl]oxy]-5-(2-triethylsilyloxybut-3-enyl)-2,6,10-trioxatricyclo[7.4.0.03,7]tridecan-11-yl]acetaldehyde Chemical compound C(C)(C)(C)[Si](O[C@H]1[C@H](O[C@@H]2[C@H]1O[C@@H]1[C@@H]([C@@H]2O[Si](C2=CC=CC=C2)(C2=CC=CC=C2)C(C)(C)C)O[C@H](CC1)CC=O)CC(C=C)O[Si](CC)(CC)CC)(C1=CC=CC=C1)C1=CC=CC=C1 PMOHTYZEIVZTJT-DTXIXUQSSA-N 0.000 description 3
- QOXOZONBQWIKDA-UHFFFAOYSA-N 3-hydroxypropyl Chemical group [CH2]CCO QOXOZONBQWIKDA-UHFFFAOYSA-N 0.000 description 3
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 3
- KZMGYPLQYOPHEL-UHFFFAOYSA-N Boron trifluoride etherate Chemical compound FB(F)F.CCOCC KZMGYPLQYOPHEL-UHFFFAOYSA-N 0.000 description 3
- DCERHCFNWRGHLK-UHFFFAOYSA-N C[Si](C)C Chemical compound C[Si](C)C DCERHCFNWRGHLK-UHFFFAOYSA-N 0.000 description 3
- KXDHJXZQYSOELW-UHFFFAOYSA-M Carbamate Chemical compound NC([O-])=O KXDHJXZQYSOELW-UHFFFAOYSA-M 0.000 description 3
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 3
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 3
- 229910021586 Nickel(II) chloride Inorganic materials 0.000 description 3
- 239000012327 Ruthenium complex Substances 0.000 description 3
- BLRPTPMANUNPDV-UHFFFAOYSA-N Silane Chemical group [SiH4] BLRPTPMANUNPDV-UHFFFAOYSA-N 0.000 description 3
- KXKVLQRXCPHEJC-UHFFFAOYSA-N acetic acid trimethyl ester Natural products COC(C)=O KXKVLQRXCPHEJC-UHFFFAOYSA-N 0.000 description 3
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 3
- 229910052783 alkali metal Inorganic materials 0.000 description 3
- 150000001336 alkenes Chemical class 0.000 description 3
- 125000004183 alkoxy alkyl group Chemical group 0.000 description 3
- 229910052782 aluminium Inorganic materials 0.000 description 3
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 3
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 3
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 3
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 3
- ZADPBFCGQRWHPN-UHFFFAOYSA-N boronic acid Chemical compound OBO ZADPBFCGQRWHPN-UHFFFAOYSA-N 0.000 description 3
- 239000011203 carbon fibre reinforced carbon Substances 0.000 description 3
- 150000001728 carbonyl compounds Chemical class 0.000 description 3
- 229940109126 chromous chloride Drugs 0.000 description 3
- 238000003776 cleavage reaction Methods 0.000 description 3
- LTYZGLKKXZXSEC-UHFFFAOYSA-N copper dihydride Chemical class [CuH2] LTYZGLKKXZXSEC-UHFFFAOYSA-N 0.000 description 3
- 125000004093 cyano group Chemical group *C#N 0.000 description 3
- 238000010511 deprotection reaction Methods 0.000 description 3
- 125000004663 dialkyl amino group Chemical group 0.000 description 3
- 238000010790 dilution Methods 0.000 description 3
- 239000012895 dilution Substances 0.000 description 3
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 3
- 238000003306 harvesting Methods 0.000 description 3
- 125000000623 heterocyclic group Chemical group 0.000 description 3
- 150000004678 hydrides Chemical class 0.000 description 3
- 229910052741 iridium Inorganic materials 0.000 description 3
- 150000002576 ketones Chemical class 0.000 description 3
- 239000012280 lithium aluminium hydride Substances 0.000 description 3
- DLEDOFVPSDKWEF-UHFFFAOYSA-N lithium butane Chemical compound [Li+].CCC[CH2-] DLEDOFVPSDKWEF-UHFFFAOYSA-N 0.000 description 3
- 229910052752 metalloid Inorganic materials 0.000 description 3
- KCLDECJIUSCXOX-GFCCVEGCSA-N n-[2-methyl-6-[(4s)-4-propan-2-yl-4,5-dihydro-1,3-oxazol-2-yl]phenyl]methanesulfonamide Chemical compound CC(C)[C@H]1COC(C=2C(=C(C)C=CC=2)NS(C)(=O)=O)=N1 KCLDECJIUSCXOX-GFCCVEGCSA-N 0.000 description 3
- QMMRZOWCJAIUJA-UHFFFAOYSA-L nickel dichloride Chemical compound Cl[Ni]Cl QMMRZOWCJAIUJA-UHFFFAOYSA-L 0.000 description 3
- 125000004433 nitrogen atom Chemical group N* 0.000 description 3
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 3
- 125000003170 phenylsulfonyl group Chemical group C1(=CC=CC=C1)S(=O)(=O)* 0.000 description 3
- NLKNQRATVPKPDG-UHFFFAOYSA-M potassium iodide Chemical compound [K+].[I-] NLKNQRATVPKPDG-UHFFFAOYSA-M 0.000 description 3
- 238000010926 purge Methods 0.000 description 3
- 238000010791 quenching Methods 0.000 description 3
- 230000000171 quenching effect Effects 0.000 description 3
- 230000027756 respiratory electron transport chain Effects 0.000 description 3
- IZLSCNBYGCFOFH-UHFFFAOYSA-N ruthenium trihydride Chemical class [RuH3] IZLSCNBYGCFOFH-UHFFFAOYSA-N 0.000 description 3
- UAWABSHMGXMCRK-UHFFFAOYSA-L samarium(ii) iodide Chemical compound I[Sm]I UAWABSHMGXMCRK-UHFFFAOYSA-L 0.000 description 3
- 239000011734 sodium Substances 0.000 description 3
- 235000011006 sodium potassium tartrate Nutrition 0.000 description 3
- 150000003871 sulfonates Chemical class 0.000 description 3
- YBBRCQOCSYXUOC-UHFFFAOYSA-N sulfuryl dichloride Chemical compound ClS(Cl)(=O)=O YBBRCQOCSYXUOC-UHFFFAOYSA-N 0.000 description 3
- GFYHSKONPJXCDE-UHFFFAOYSA-N sym-collidine Natural products CC1=CN=C(C)C(C)=C1 GFYHSKONPJXCDE-UHFFFAOYSA-N 0.000 description 3
- 125000001382 thioacetal group Chemical group 0.000 description 3
- 125000004044 trifluoroacetyl group Chemical group FC(C(=O)*)(F)F 0.000 description 3
- 125000000025 triisopropylsilyl group Chemical group C(C)(C)[Si](C(C)C)(C(C)C)* 0.000 description 3
- 239000011701 zinc Substances 0.000 description 3
- AOSZTAHDEDLTLQ-AZKQZHLXSA-N (1S,2S,4R,8S,9S,11S,12R,13S,19S)-6-[(3-chlorophenyl)methyl]-12,19-difluoro-11-hydroxy-8-(2-hydroxyacetyl)-9,13-dimethyl-6-azapentacyclo[10.8.0.02,9.04,8.013,18]icosa-14,17-dien-16-one Chemical compound C([C@@H]1C[C@H]2[C@H]3[C@]([C@]4(C=CC(=O)C=C4[C@@H](F)C3)C)(F)[C@@H](O)C[C@@]2([C@@]1(C1)C(=O)CO)C)N1CC1=CC=CC(Cl)=C1 AOSZTAHDEDLTLQ-AZKQZHLXSA-N 0.000 description 2
- SZUVGFMDDVSKSI-WIFOCOSTSA-N (1s,2s,3s,5r)-1-(carboxymethyl)-3,5-bis[(4-phenoxyphenyl)methyl-propylcarbamoyl]cyclopentane-1,2-dicarboxylic acid Chemical compound O=C([C@@H]1[C@@H]([C@](CC(O)=O)([C@H](C(=O)N(CCC)CC=2C=CC(OC=3C=CC=CC=3)=CC=2)C1)C(O)=O)C(O)=O)N(CCC)CC(C=C1)=CC=C1OC1=CC=CC=C1 SZUVGFMDDVSKSI-WIFOCOSTSA-N 0.000 description 2
- XLVXLTLJOCLPMZ-VNDHCKRVSA-N (2S)-3-[(2R,3R,4S,5S)-4-(benzenesulfonylmethyl)-5-(2,2-dimethoxyethyl)-3-methoxyoxolan-2-yl]propane-1,2-diol Chemical compound COC(C[C@@H]1O[C@H](C[C@H](O)CO)[C@H](OC)[C@H]1CS(=O)(=O)c1ccccc1)OC XLVXLTLJOCLPMZ-VNDHCKRVSA-N 0.000 description 2
- QFLWZFQWSBQYPS-AWRAUJHKSA-N (3S)-3-[[(2S)-2-[[(2S)-2-[5-[(3aS,6aR)-2-oxo-1,3,3a,4,6,6a-hexahydrothieno[3,4-d]imidazol-4-yl]pentanoylamino]-3-methylbutanoyl]amino]-3-(4-hydroxyphenyl)propanoyl]amino]-4-[1-bis(4-chlorophenoxy)phosphorylbutylamino]-4-oxobutanoic acid Chemical compound CCCC(NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](Cc1ccc(O)cc1)NC(=O)[C@@H](NC(=O)CCCCC1SC[C@@H]2NC(=O)N[C@H]12)C(C)C)P(=O)(Oc1ccc(Cl)cc1)Oc1ccc(Cl)cc1 QFLWZFQWSBQYPS-AWRAUJHKSA-N 0.000 description 2
- JFCWNGPAJMISHU-FQEVSTJZSA-N (4s)-2-bromo-7-[tert-butyl(diphenyl)silyl]oxyhept-1-en-4-ol Chemical compound C=1C=CC=CC=1[Si](OCCC[C@H](O)CC(Br)=C)(C(C)(C)C)C1=CC=CC=C1 JFCWNGPAJMISHU-FQEVSTJZSA-N 0.000 description 2
- CPJVRTPLMWMJRR-MHZLTWQESA-N (5S)-5-[tert-butyl(dimethyl)silyl]oxy-8-[tert-butyl(diphenyl)silyl]oxy-3-methylideneoctan-2-one Chemical compound [Si](C)(C)(C(C)(C)C)O[C@H](CC(C(C)=O)=C)CCCO[Si](C1=CC=CC=C1)(C1=CC=CC=C1)C(C)(C)C CPJVRTPLMWMJRR-MHZLTWQESA-N 0.000 description 2
- ONBQEOIKXPHGMB-VBSBHUPXSA-N 1-[2-[(2s,3r,4s,5r)-3,4-dihydroxy-5-(hydroxymethyl)oxolan-2-yl]oxy-4,6-dihydroxyphenyl]-3-(4-hydroxyphenyl)propan-1-one Chemical compound O[C@@H]1[C@H](O)[C@@H](CO)O[C@H]1OC1=CC(O)=CC(O)=C1C(=O)CCC1=CC=C(O)C=C1 ONBQEOIKXPHGMB-VBSBHUPXSA-N 0.000 description 2
- UNILWMWFPHPYOR-KXEYIPSPSA-M 1-[6-[2-[3-[3-[3-[2-[2-[3-[[2-[2-[[(2r)-1-[[2-[[(2r)-1-[3-[2-[2-[3-[[2-(2-amino-2-oxoethoxy)acetyl]amino]propoxy]ethoxy]ethoxy]propylamino]-3-hydroxy-1-oxopropan-2-yl]amino]-2-oxoethyl]amino]-3-[(2r)-2,3-di(hexadecanoyloxy)propyl]sulfanyl-1-oxopropan-2-yl Chemical compound O=C1C(SCCC(=O)NCCCOCCOCCOCCCNC(=O)COCC(=O)N[C@@H](CSC[C@@H](COC(=O)CCCCCCCCCCCCCCC)OC(=O)CCCCCCCCCCCCCCC)C(=O)NCC(=O)N[C@H](CO)C(=O)NCCCOCCOCCOCCCNC(=O)COCC(N)=O)CC(=O)N1CCNC(=O)CCCCCN\1C2=CC=C(S([O-])(=O)=O)C=C2CC/1=C/C=C/C=C/C1=[N+](CC)C2=CC=C(S([O-])(=O)=O)C=C2C1 UNILWMWFPHPYOR-KXEYIPSPSA-M 0.000 description 2
- YQTCQNIPQMJNTI-UHFFFAOYSA-N 2,2-dimethylpropan-1-one Chemical group CC(C)(C)[C]=O YQTCQNIPQMJNTI-UHFFFAOYSA-N 0.000 description 2
- PVJZBZSCGJAWNG-UHFFFAOYSA-N 2,4,6-trimethylbenzenesulfonyl chloride Chemical compound CC1=CC(C)=C(S(Cl)(=O)=O)C(C)=C1 PVJZBZSCGJAWNG-UHFFFAOYSA-N 0.000 description 2
- DVUFLBRWDISWOP-DTXIXUQSSA-N 2-[(1S,3R,4S,5R,7R,8S,9S,11R)-4,8-bis[[tert-butyl(diphenyl)silyl]oxy]-5-(2-triethylsilyloxybut-3-enyl)-2,6,10-trioxatricyclo[7.4.0.03,7]tridecan-11-yl]ethanol Chemical compound C(C)(C)(C)[Si](O[C@H]1[C@H](O[C@@H]2[C@H]1O[C@@H]1[C@@H]([C@@H]2O[Si](C2=CC=CC=C2)(C2=CC=CC=C2)C(C)(C)C)O[C@H](CC1)CCO)CC(C=C)O[Si](CC)(CC)CC)(C1=CC=CC=C1)C1=CC=CC=C1 DVUFLBRWDISWOP-DTXIXUQSSA-N 0.000 description 2
- ZEKJALBLZNSEDU-BONDPLATSA-N 2-[(2S,3S,4S,5R)-5-[[(4S)-2,2-dimethyl-1,3-dioxolan-4-yl]methyl]-3-[(4-methoxyphenyl)methoxy]-4-phenylmethoxyoxolan-2-yl]acetaldehyde Chemical compound COc1ccc(CO[C@H]2[C@H](CC=O)O[C@H](C[C@H]3COC(C)(C)O3)[C@@H]2OCc2ccccc2)cc1 ZEKJALBLZNSEDU-BONDPLATSA-N 0.000 description 2
- 125000002672 4-bromobenzoyl group Chemical group BrC1=CC=C(C(=O)*)C=C1 0.000 description 2
- VVJKKWFAADXIJK-UHFFFAOYSA-N Allylamine Chemical compound NCC=C VVJKKWFAADXIJK-UHFFFAOYSA-N 0.000 description 2
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 2
- 239000005711 Benzoic acid Substances 0.000 description 2
- 101000856746 Bos taurus Cytochrome c oxidase subunit 7A1, mitochondrial Proteins 0.000 description 2
- QLNMQAXWFUJJFZ-UHFFFAOYSA-N CC#CCCCCCOC(=O)C(C)(C)C Chemical compound CC#CCCCCCOC(=O)C(C)(C)C QLNMQAXWFUJJFZ-UHFFFAOYSA-N 0.000 description 2
- CNFHRROBPKVFQG-LBPRGKRZSA-N CC(C[C@@H](O)CCCOC(=O)C(C)(C)C)=C=C Chemical compound CC(C[C@@H](O)CCCOC(=O)C(C)(C)C)=C=C CNFHRROBPKVFQG-LBPRGKRZSA-N 0.000 description 2
- KXDHJXZQYSOELW-UHFFFAOYSA-N Carbamic acid Chemical group NC(O)=O KXDHJXZQYSOELW-UHFFFAOYSA-N 0.000 description 2
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 2
- 229940126657 Compound 17 Drugs 0.000 description 2
- VMQMZMRVKUZKQL-UHFFFAOYSA-N Cu+ Chemical class [Cu+] VMQMZMRVKUZKQL-UHFFFAOYSA-N 0.000 description 2
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 2
- PIICEJLVQHRZGT-UHFFFAOYSA-N Ethylenediamine Chemical compound NCCN PIICEJLVQHRZGT-UHFFFAOYSA-N 0.000 description 2
- KRHYYFGTRYWZRS-UHFFFAOYSA-M Fluoride anion Chemical compound [F-] KRHYYFGTRYWZRS-UHFFFAOYSA-M 0.000 description 2
- YLQBMQCUIZJEEH-UHFFFAOYSA-N Furan Chemical compound C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 2
- OAKJQQAXSVQMHS-UHFFFAOYSA-N Hydrazine Chemical compound NN OAKJQQAXSVQMHS-UHFFFAOYSA-N 0.000 description 2
- ONIBWKKTOPOVIA-BYPYZUCNSA-N L-Proline Chemical compound OC(=O)[C@@H]1CCCN1 ONIBWKKTOPOVIA-BYPYZUCNSA-N 0.000 description 2
- 229930182821 L-proline Natural products 0.000 description 2
- 229910010084 LiAlH4 Inorganic materials 0.000 description 2
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 2
- TWRXJAOTZQYOKJ-UHFFFAOYSA-L Magnesium chloride Chemical compound [Mg+2].[Cl-].[Cl-] TWRXJAOTZQYOKJ-UHFFFAOYSA-L 0.000 description 2
- 238000005481 NMR spectroscopy Methods 0.000 description 2
- OFBQJSOFQDEBGM-UHFFFAOYSA-N Pentane Chemical compound CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 description 2
- XYFCBTPGUUZFHI-UHFFFAOYSA-N Phosphine Chemical compound P XYFCBTPGUUZFHI-UHFFFAOYSA-N 0.000 description 2
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 2
- 239000004146 Propane-1,2-diol Substances 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 2
- JRGDFBNQVOKLMO-AREMUKBSSA-N [(4R)-2-bromo-7-[tert-butyl(diphenyl)silyl]oxyhept-1-en-4-yl] benzoate Chemical compound CC(C)(C)[Si](OCCC[C@H](CC(Br)=C)OC(=O)c1ccccc1)(c1ccccc1)c1ccccc1 JRGDFBNQVOKLMO-AREMUKBSSA-N 0.000 description 2
- BEVOXAIVVWGHET-CYBMUJFWSA-N [(4R)-2-bromo-7-hydroxyhept-1-en-4-yl] benzoate Chemical compound OCCC[C@H](CC(Br)=C)OC(=O)c1ccccc1 BEVOXAIVVWGHET-CYBMUJFWSA-N 0.000 description 2
- FNIXZYDHFIBHNF-CYBMUJFWSA-N [(4R)-2-bromo-7-oxohept-1-en-4-yl] benzoate Chemical compound BrC(=C)C[C@@H](CCC=O)OC(=O)c1ccccc1 FNIXZYDHFIBHNF-CYBMUJFWSA-N 0.000 description 2
- NSDBEEHNTDOBBK-ZYMOGRSISA-N [(4R)-4-[tert-butyl(dimethyl)silyl]oxy-7-[methoxy(methyl)amino]-6-methyl-7-oxoheptyl] 2,2-dimethylpropanoate Chemical compound CON(C)C(=O)C(C)C[C@@H](CCCOC(=O)C(C)(C)C)O[Si](C)(C)C(C)(C)C NSDBEEHNTDOBBK-ZYMOGRSISA-N 0.000 description 2
- LLVPVRPEXZYMNR-QFIPXVFZSA-N [(4S)-2-bromo-7-[tert-butyl(diphenyl)silyl]oxyhept-1-en-4-yl] acetate Chemical compound CC(=O)O[C@@H](CCCO[Si](c1ccccc1)(c1ccccc1)C(C)(C)C)CC(Br)=C LLVPVRPEXZYMNR-QFIPXVFZSA-N 0.000 description 2
- CUBBAKSUPYUFFT-LLVKDONJSA-N [(4S)-4,8-dihydroxyoct-6-ynyl] 2,2-dimethylpropanoate Chemical compound CC(C)(C)C(=O)OCCC[C@H](O)CC#CCO CUBBAKSUPYUFFT-LLVKDONJSA-N 0.000 description 2
- 125000002015 acyclic group Chemical group 0.000 description 2
- 230000032683 aging Effects 0.000 description 2
- 239000003513 alkali Substances 0.000 description 2
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 2
- 125000000746 allylic group Chemical group 0.000 description 2
- AZDRQVAHHNSJOQ-UHFFFAOYSA-N alumane Chemical class [AlH3] AZDRQVAHHNSJOQ-UHFFFAOYSA-N 0.000 description 2
- SMZOGRDCAXLAAR-UHFFFAOYSA-N aluminium isopropoxide Chemical compound [Al+3].CC(C)[O-].CC(C)[O-].CC(C)[O-] SMZOGRDCAXLAAR-UHFFFAOYSA-N 0.000 description 2
- 125000003368 amide group Chemical group 0.000 description 2
- 150000001408 amides Chemical class 0.000 description 2
- 239000000908 ammonium hydroxide Substances 0.000 description 2
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 2
- 238000010533 azeotropic distillation Methods 0.000 description 2
- 230000008901 benefit Effects 0.000 description 2
- UHOVQNZJYSORNB-MZWXYZOWSA-N benzene-d6 Chemical compound [2H]C1=C([2H])C([2H])=C([2H])C([2H])=C1[2H] UHOVQNZJYSORNB-MZWXYZOWSA-N 0.000 description 2
- 235000010233 benzoic acid Nutrition 0.000 description 2
- HTZCNXWZYVXIMZ-UHFFFAOYSA-M benzyl(triethyl)azanium;chloride Chemical compound [Cl-].CC[N+](CC)(CC)CC1=CC=CC=C1 HTZCNXWZYVXIMZ-UHFFFAOYSA-M 0.000 description 2
- WTEOIRVLGSZEPR-UHFFFAOYSA-N boron trifluoride Chemical compound FB(F)F WTEOIRVLGSZEPR-UHFFFAOYSA-N 0.000 description 2
- 125000001246 bromo group Chemical group Br* 0.000 description 2
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 2
- 150000001244 carboxylic acid anhydrides Chemical class 0.000 description 2
- 229940126543 compound 14 Drugs 0.000 description 2
- 229940126142 compound 16 Drugs 0.000 description 2
- 229940125782 compound 2 Drugs 0.000 description 2
- 229940126214 compound 3 Drugs 0.000 description 2
- 150000001879 copper Chemical class 0.000 description 2
- 239000010949 copper Substances 0.000 description 2
- 229910052802 copper Inorganic materials 0.000 description 2
- DIOQZVSQGTUSAI-UHFFFAOYSA-N decane Chemical compound CCCCCCCCCC DIOQZVSQGTUSAI-UHFFFAOYSA-N 0.000 description 2
- VILAVOFMIJHSJA-UHFFFAOYSA-N dicarbon monoxide Chemical compound [C]=C=O VILAVOFMIJHSJA-UHFFFAOYSA-N 0.000 description 2
- MOTZDAYCYVMXPC-UHFFFAOYSA-N dodecyl hydrogen sulfate Chemical compound CCCCCCCCCCCCOS(O)(=O)=O MOTZDAYCYVMXPC-UHFFFAOYSA-N 0.000 description 2
- 229940043264 dodecyl sulfate Drugs 0.000 description 2
- 239000012039 electrophile Substances 0.000 description 2
- 150000002170 ethers Chemical class 0.000 description 2
- 125000000816 ethylene group Chemical group [H]C([H])([*:1])C([H])([H])[*:2] 0.000 description 2
- 238000003818 flash chromatography Methods 0.000 description 2
- 125000001153 fluoro group Chemical group F* 0.000 description 2
- 238000005755 formation reaction Methods 0.000 description 2
- 239000012458 free base Substances 0.000 description 2
- 239000011984 grubbs catalyst Substances 0.000 description 2
- FXNFULJVOQMBCW-VZBLNRDYSA-N halichondrin b Chemical class O([C@@H]1[C@@H](C)[C@@H]2O[C@@H]3C[C@@]4(O[C@H]5[C@@H](C)C[C@@]6(C[C@@H]([C@@H]7O[C@@H](C[C@@H]7O6)[C@@H](O)C[C@@H](O)CO)C)O[C@H]5C4)O[C@@H]3C[C@@H]2O[C@H]1C[C@@H]1C(=C)[C@H](C)C[C@@H](O1)CC[C@H]1C(=C)C[C@@H](O1)CC1)C(=O)C[C@H](O2)CC[C@H]3[C@H]2[C@H](O2)[C@@H]4O[C@@H]5C[C@@]21O[C@@H]5[C@@H]4O3 FXNFULJVOQMBCW-VZBLNRDYSA-N 0.000 description 2
- 239000011987 hoveyda–grubbs catalyst Substances 0.000 description 2
- 150000002430 hydrocarbons Chemical group 0.000 description 2
- 239000001257 hydrogen Substances 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000006460 hydrolysis reaction Methods 0.000 description 2
- 150000003949 imides Chemical class 0.000 description 2
- 150000004694 iodide salts Chemical group 0.000 description 2
- 238000006317 isomerization reaction Methods 0.000 description 2
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 2
- 229910052744 lithium Inorganic materials 0.000 description 2
- KWGKDLIKAYFUFQ-UHFFFAOYSA-M lithium chloride Chemical compound [Li+].[Cl-] KWGKDLIKAYFUFQ-UHFFFAOYSA-M 0.000 description 2
- 150000002678 macrocyclic compounds Chemical class 0.000 description 2
- 239000003120 macrolide antibiotic agent Substances 0.000 description 2
- CCERQOYLJJULMD-UHFFFAOYSA-M magnesium;carbanide;chloride Chemical compound [CH3-].[Mg+2].[Cl-] CCERQOYLJJULMD-UHFFFAOYSA-M 0.000 description 2
- CRGZYKWWYNQGEC-UHFFFAOYSA-N magnesium;methanolate Chemical compound [Mg+2].[O-]C.[O-]C CRGZYKWWYNQGEC-UHFFFAOYSA-N 0.000 description 2
- 239000011572 manganese Substances 0.000 description 2
- NUJOXMJBOLGQSY-UHFFFAOYSA-N manganese dioxide Chemical compound O=[Mn]=O NUJOXMJBOLGQSY-UHFFFAOYSA-N 0.000 description 2
- HZVOZRGWRWCICA-UHFFFAOYSA-N methanediyl Chemical compound [CH2] HZVOZRGWRWCICA-UHFFFAOYSA-N 0.000 description 2
- 239000002808 molecular sieve Substances 0.000 description 2
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 125000001624 naphthyl group Chemical group 0.000 description 2
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 description 2
- ZQPPMHVWECSIRJ-KTKRTIGZSA-M oleate Chemical compound CCCCCCCC\C=C/CCCCCCCC([O-])=O ZQPPMHVWECSIRJ-KTKRTIGZSA-M 0.000 description 2
- 229940049964 oleate Drugs 0.000 description 2
- JRZJOMJEPLMPRA-UHFFFAOYSA-N olefin Natural products CCCCCCCC=C JRZJOMJEPLMPRA-UHFFFAOYSA-N 0.000 description 2
- 238000006772 olefination reaction Methods 0.000 description 2
- 229910000489 osmium tetroxide Inorganic materials 0.000 description 2
- DXOKBYGKGLTZMX-UHFFFAOYSA-N oxoosmium;potassium Chemical compound [K].[Os]=O DXOKBYGKGLTZMX-UHFFFAOYSA-N 0.000 description 2
- 239000001301 oxygen Substances 0.000 description 2
- 125000004430 oxygen atom Chemical group O* 0.000 description 2
- 125000006503 p-nitrobenzyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1[N+]([O-])=O)C([H])([H])* 0.000 description 2
- ZHZCYWWNFQUZOR-UHFFFAOYSA-N pent-4-en-2-ol Chemical compound CC(O)CC=C ZHZCYWWNFQUZOR-UHFFFAOYSA-N 0.000 description 2
- KHIWWQKSHDUIBK-UHFFFAOYSA-N periodic acid Chemical class OI(=O)(=O)=O KHIWWQKSHDUIBK-UHFFFAOYSA-N 0.000 description 2
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 2
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 2
- FDSBSAUFURGCAI-UHFFFAOYSA-N platinum dihydride Chemical class [PtH2] FDSBSAUFURGCAI-UHFFFAOYSA-N 0.000 description 2
- 229920001843 polymethylhydrosiloxane Polymers 0.000 description 2
- 239000011591 potassium Substances 0.000 description 2
- 229910052700 potassium Inorganic materials 0.000 description 2
- IUBQJLUDMLPAGT-UHFFFAOYSA-N potassium bis(trimethylsilyl)amide Chemical compound C[Si](C)(C)N([K])[Si](C)(C)C IUBQJLUDMLPAGT-UHFFFAOYSA-N 0.000 description 2
- BDAWXSQJJCIFIK-UHFFFAOYSA-N potassium methoxide Chemical compound [K+].[O-]C BDAWXSQJJCIFIK-UHFFFAOYSA-N 0.000 description 2
- 229960002429 proline Drugs 0.000 description 2
- 229960004063 propylene glycol Drugs 0.000 description 2
- 235000013772 propylene glycol Nutrition 0.000 description 2
- 125000004076 pyridyl group Chemical group 0.000 description 2
- MVPIRSJUIRVZSV-UHFFFAOYSA-N rhodium trihydride Chemical class [RhH3] MVPIRSJUIRVZSV-UHFFFAOYSA-N 0.000 description 2
- 229910052707 ruthenium Inorganic materials 0.000 description 2
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 2
- URGAHOPLAPQHLN-UHFFFAOYSA-N sodium aluminosilicate Chemical compound [Na+].[Al+3].[O-][Si]([O-])=O.[O-][Si]([O-])=O URGAHOPLAPQHLN-UHFFFAOYSA-N 0.000 description 2
- 238000001228 spectrum Methods 0.000 description 2
- 230000000707 stereoselective effect Effects 0.000 description 2
- 239000000126 substance Substances 0.000 description 2
- 239000000758 substrate Substances 0.000 description 2
- 229940124530 sulfonamide Drugs 0.000 description 2
- 150000003456 sulfonamides Chemical class 0.000 description 2
- 230000002194 synthesizing effect Effects 0.000 description 2
- FKHIFSZMMVMEQY-UHFFFAOYSA-N talc Chemical compound [Mg+2].[O-][Si]([O-])=O FKHIFSZMMVMEQY-UHFFFAOYSA-N 0.000 description 2
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 2
- MHYGQXWCZAYSLJ-UHFFFAOYSA-N tert-butyl-chloro-diphenylsilane Chemical compound C=1C=CC=CC=1[Si](Cl)(C(C)(C)C)C1=CC=CC=C1 MHYGQXWCZAYSLJ-UHFFFAOYSA-N 0.000 description 2
- DPKBAXPHAYBPRL-UHFFFAOYSA-M tetrabutylazanium;iodide Chemical compound [I-].CCCC[N+](CCCC)(CCCC)CCCC DPKBAXPHAYBPRL-UHFFFAOYSA-M 0.000 description 2
- 150000003555 thioacetals Chemical class 0.000 description 2
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 2
- HYWCXWRMUZYRPH-UHFFFAOYSA-N trimethyl(prop-2-enyl)silane Chemical compound C[Si](C)(C)CC=C HYWCXWRMUZYRPH-UHFFFAOYSA-N 0.000 description 2
- FTVLMFQEYACZNP-UHFFFAOYSA-N trimethylsilyl trifluoromethanesulfonate Chemical compound C[Si](C)(C)OS(=O)(=O)C(F)(F)F FTVLMFQEYACZNP-UHFFFAOYSA-N 0.000 description 2
- 125000002221 trityl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1C([*])(C1=C(C(=C(C(=C1[H])[H])[H])[H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 2
- 238000010626 work up procedure Methods 0.000 description 2
- LSPHULWDVZXLIL-UHFFFAOYSA-N (+/-)-Camphoric acid Chemical compound CC1(C)C(C(O)=O)CCC1(C)C(O)=O LSPHULWDVZXLIL-UHFFFAOYSA-N 0.000 description 1
- CYPYTURSJDMMMP-WVCUSYJESA-N (1e,4e)-1,5-diphenylpenta-1,4-dien-3-one;palladium Chemical compound [Pd].[Pd].C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1 CYPYTURSJDMMMP-WVCUSYJESA-N 0.000 description 1
- DMYXIMQPEUHOSE-LCLPDDLMSA-N (2R)-1-[(2S,3R,4S,5R)-5-[(2,2-dimethyl-1,3-dioxolan-4-yl)methyl]-3-[(4-methoxyphenyl)methoxy]-4-phenylmethoxyoxolan-2-yl]-2-(furan-2-yl)ethane-1,2-diol Chemical compound COc1ccc(CO[C@H]2[C@@H](O[C@H](CC3COC(C)(C)O3)[C@@H]2OCc2ccccc2)C(O)[C@@H](O)c2ccco2)cc1 DMYXIMQPEUHOSE-LCLPDDLMSA-N 0.000 description 1
- DMYXIMQPEUHOSE-MLYHVMFJSA-N (2R)-1-[(2S,3R,4S,5R)-5-[[(4R)-2,2-dimethyl-1,3-dioxolan-4-yl]methyl]-3-[(4-methoxyphenyl)methoxy]-4-phenylmethoxyoxolan-2-yl]-2-(furan-2-yl)ethane-1,2-diol Chemical compound C(C1=CC=CC=C1)O[C@@H]1[C@H]([C@@H](O[C@@H]1C[C@H]1OC(OC1)(C)C)C([C@@H](O)C=1OC=CC1)O)OCC1=CC=C(C=C1)OC DMYXIMQPEUHOSE-MLYHVMFJSA-N 0.000 description 1
- DMYXIMQPEUHOSE-OPUOFHGBSA-N (2R)-1-[(2S,3R,4S,5R)-5-[[(4S)-2,2-dimethyl-1,3-dioxolan-4-yl]methyl]-3-[(4-methoxyphenyl)methoxy]-4-phenylmethoxyoxolan-2-yl]-2-(furan-2-yl)ethane-1,2-diol Chemical compound C(C1=CC=CC=C1)O[C@@H]1[C@H]([C@@H](O[C@@H]1C[C@@H]1OC(OC1)(C)C)C([C@@H](O)C=1OC=CC1)O)OCC1=CC=C(C=C1)OC DMYXIMQPEUHOSE-OPUOFHGBSA-N 0.000 description 1
- NUTVYJUIOIYADI-JETOAHIMSA-N (2R)-3-[(2R,3S,4R,5S)-5-[(1R,2R)-2-(furan-2-yl)-1,2-dihydroxyethyl]-4-[(4-methoxyphenyl)methoxy]-3-phenylmethoxyoxolan-2-yl]propane-1,2-diol Chemical compound COc1ccc(CO[C@H]2[C@@H](O[C@H](C[C@@H](O)CO)[C@@H]2OCc2ccccc2)[C@H](O)[C@@H](O)c2ccco2)cc1 NUTVYJUIOIYADI-JETOAHIMSA-N 0.000 description 1
- NUTVYJUIOIYADI-GLDPKNIUSA-N (2S)-3-[(2R,3S,4R,5S)-5-[(1R,2R)-2-(furan-2-yl)-1,2-dihydroxyethyl]-4-[(4-methoxyphenyl)methoxy]-3-phenylmethoxyoxolan-2-yl]propane-1,2-diol Chemical compound COc1ccc(CO[C@H]2[C@@H](O[C@H](C[C@H](O)CO)[C@@H]2OCc2ccccc2)[C@H](O)[C@@H](O)c2ccco2)cc1 NUTVYJUIOIYADI-GLDPKNIUSA-N 0.000 description 1
- MUUOUUYKIVSIAR-LURJTMIESA-N (2s)-2-but-3-enyloxirane Chemical compound C=CCC[C@H]1CO1 MUUOUUYKIVSIAR-LURJTMIESA-N 0.000 description 1
- HIFOKBOZDSBVJB-MYOTWTRRSA-N (4R)-4-[[(2R,3S,4S,5S)-5-[(E)-2-(furan-2-yl)ethenyl]-4-[(4-methoxyphenyl)methoxy]-3-phenylmethoxyoxolan-2-yl]methyl]-2,2-dimethyl-1,3-dioxolane Chemical compound C(C1=CC=CC=C1)O[C@H]1[C@H](O[C@H]([C@@H]1OCC1=CC=C(C=C1)OC)C=CC=1OC=CC1)C[C@H]1OC(OC1)(C)C HIFOKBOZDSBVJB-MYOTWTRRSA-N 0.000 description 1
- GVZJAFLTNATDEU-ARLHGKGLSA-N (4R)-4-[tert-butyl(dimethyl)silyl]oxy-7-hydroxy-N-methoxy-N,2-dimethylheptanamide Chemical compound [Si](C)(C)(C(C)(C)C)O[C@@H](CC(C(=O)N(C)OC)C)CCCO GVZJAFLTNATDEU-ARLHGKGLSA-N 0.000 description 1
- HIFOKBOZDSBVJB-KTBGKDHWSA-N (4S)-4-[[(2R,3S,4S,5S)-5-[(E)-2-(furan-2-yl)ethenyl]-4-[(4-methoxyphenyl)methoxy]-3-phenylmethoxyoxolan-2-yl]methyl]-2,2-dimethyl-1,3-dioxolane Chemical compound C(C1=CC=CC=C1)O[C@H]1[C@H](O[C@H]([C@@H]1OCC1=CC=C(C=C1)OC)C=CC=1OC=CC1)C[C@@H]1OC(OC1)(C)C HIFOKBOZDSBVJB-KTBGKDHWSA-N 0.000 description 1
- CGUDCUSTUMFEEQ-ARLHGKGLSA-N (4r)-4-[tert-butyl(dimethyl)silyl]oxy-n-methoxy-n,2-dimethyl-7-oxoheptanamide Chemical compound CON(C)C(=O)C(C)C[C@@H](CCC=O)O[Si](C)(C)C(C)(C)C CGUDCUSTUMFEEQ-ARLHGKGLSA-N 0.000 description 1
- KGNDFOPQEBDJKV-QFIPXVFZSA-N (5S)-8-[tert-butyl(diphenyl)silyl]oxy-5-hydroxy-3-methylideneoctan-2-one Chemical compound CC(=O)C(=C)C[C@@H](O)CCCO[Si](c1ccccc1)(c1ccccc1)C(C)(C)C KGNDFOPQEBDJKV-QFIPXVFZSA-N 0.000 description 1
- QQPYEEISKKVGNB-LSLKUGRBSA-N (5S)-9-(oxan-2-yloxy)non-1-en-7-yn-5-ol Chemical compound O1C(CCCC1)OCC#CC[C@H](CCC=C)O QQPYEEISKKVGNB-LSLKUGRBSA-N 0.000 description 1
- 125000003161 (C1-C6) alkylene group Chemical group 0.000 description 1
- 125000006656 (C2-C4) alkenyl group Chemical group 0.000 description 1
- 125000005913 (C3-C6) cycloalkyl group Chemical group 0.000 description 1
- MIOPJNTWMNEORI-GMSGAONNSA-N (S)-camphorsulfonic acid Chemical compound C1C[C@@]2(CS(O)(=O)=O)C(=O)C[C@@H]1C2(C)C MIOPJNTWMNEORI-GMSGAONNSA-N 0.000 description 1
- DIOHEXPTUTVCNX-UHFFFAOYSA-N 1,1,1-trifluoro-n-phenyl-n-(trifluoromethylsulfonyl)methanesulfonamide Chemical compound FC(F)(F)S(=O)(=O)N(S(=O)(=O)C(F)(F)F)C1=CC=CC=C1 DIOHEXPTUTVCNX-UHFFFAOYSA-N 0.000 description 1
- 150000005045 1,10-phenanthrolines Chemical class 0.000 description 1
- 150000000185 1,3-diols Chemical class 0.000 description 1
- MOHYOXXOKFQHDC-UHFFFAOYSA-N 1-(chloromethyl)-4-methoxybenzene Chemical compound COC1=CC=C(CCl)C=C1 MOHYOXXOKFQHDC-UHFFFAOYSA-N 0.000 description 1
- 125000004973 1-butenyl group Chemical group C(=CCC)* 0.000 description 1
- MCTWTZJPVLRJOU-UHFFFAOYSA-N 1-methyl-1H-imidazole Chemical compound CN1C=CN=C1 MCTWTZJPVLRJOU-UHFFFAOYSA-N 0.000 description 1
- 125000001088 1-naphthoyl group Chemical group C1(=CC=CC2=CC=CC=C12)C(=O)* 0.000 description 1
- 125000006017 1-propenyl group Chemical group 0.000 description 1
- YBYIRNPNPLQARY-UHFFFAOYSA-N 1H-indene Natural products C1=CC=C2CC=CC2=C1 YBYIRNPNPLQARY-UHFFFAOYSA-N 0.000 description 1
- UTQNKKSJPHTPBS-UHFFFAOYSA-N 2,2,2-trichloroethanone Chemical group ClC(Cl)(Cl)[C]=O UTQNKKSJPHTPBS-UHFFFAOYSA-N 0.000 description 1
- 125000000453 2,2,2-trichloroethyl group Chemical group [H]C([H])(*)C(Cl)(Cl)Cl 0.000 description 1
- GILZHONTPSTKOK-UHFFFAOYSA-N 2-(oxan-2-yl)acetaldehyde Chemical group O=CCC1CCCCO1 GILZHONTPSTKOK-UHFFFAOYSA-N 0.000 description 1
- RFVBVGNJLQQZAW-UHFFFAOYSA-N 2-(oxan-2-yl)benzoic acid Chemical compound OC(=O)C1=CC=CC=C1C1OCCCC1 RFVBVGNJLQQZAW-UHFFFAOYSA-N 0.000 description 1
- ZEKJALBLZNSEDU-LSCCAXHPSA-N 2-[(2S,3S,4S,5R)-5-[(2,2-dimethyl-1,3-dioxolan-4-yl)methyl]-3-[(4-methoxyphenyl)methoxy]-4-phenylmethoxyoxolan-2-yl]acetaldehyde Chemical compound COc1ccc(CO[C@H]2[C@H](CC=O)O[C@H](CC3COC(C)(C)O3)[C@@H]2OCc2ccccc2)cc1 ZEKJALBLZNSEDU-LSCCAXHPSA-N 0.000 description 1
- ASWMBOABGNVSSA-DPBSHHIKSA-N 2-[(2S,3S,4S,5R)-5-[[(4R)-2,2-dimethyl-1,3-dioxolan-4-yl]methyl]-3-[(4-methoxyphenyl)methoxy]-4-phenylmethoxyoxolan-2-yl]-1-(furan-2-yl)ethanol Chemical compound COc1ccc(CO[C@H]2[C@H](CC(O)c3ccco3)O[C@H](C[C@@H]3COC(C)(C)O3)[C@@H]2OCc2ccccc2)cc1 ASWMBOABGNVSSA-DPBSHHIKSA-N 0.000 description 1
- ZEKJALBLZNSEDU-NRWDCXGPSA-N 2-[(2S,3S,4S,5R)-5-[[(4R)-2,2-dimethyl-1,3-dioxolan-4-yl]methyl]-3-[(4-methoxyphenyl)methoxy]-4-phenylmethoxyoxolan-2-yl]acetaldehyde Chemical compound COc1ccc(CO[C@H]2[C@H](CC=O)O[C@H](C[C@@H]3COC(C)(C)O3)[C@@H]2OCc2ccccc2)cc1 ZEKJALBLZNSEDU-NRWDCXGPSA-N 0.000 description 1
- LHMXTZSRSFQTQK-JFZJWBCSSA-N 2-[(2s,3s,4r,5r)-3-(benzenesulfonylmethyl)-5-[(2s)-2,3-bis[[tert-butyl(dimethyl)silyl]oxy]propyl]-4-methoxyoxolan-2-yl]acetaldehyde Chemical compound CO[C@H]1[C@@H](C[C@@H](CO[Si](C)(C)C(C)(C)C)O[Si](C)(C)C(C)(C)C)O[C@@H](CC=O)[C@@H]1CS(=O)(=O)C1=CC=CC=C1 LHMXTZSRSFQTQK-JFZJWBCSSA-N 0.000 description 1
- 125000004974 2-butenyl group Chemical group C(C=CC)* 0.000 description 1
- 125000006020 2-methyl-1-propenyl group Chemical group 0.000 description 1
- LBLYYCQCTBFVLH-UHFFFAOYSA-M 2-methylbenzenesulfonate Chemical compound CC1=CC=CC=C1S([O-])(=O)=O LBLYYCQCTBFVLH-UHFFFAOYSA-M 0.000 description 1
- SDTMFDGELKWGFT-UHFFFAOYSA-N 2-methylpropan-2-olate Chemical compound CC(C)(C)[O-] SDTMFDGELKWGFT-UHFFFAOYSA-N 0.000 description 1
- 229940080296 2-naphthalenesulfonate Drugs 0.000 description 1
- 125000001216 2-naphthoyl group Chemical group C1=C(C=CC2=CC=CC=C12)C(=O)* 0.000 description 1
- HQAXHIGPGBPPFU-UHFFFAOYSA-N 2-prop-2-ynoxyoxane Chemical compound C#CCOC1CCCCO1 HQAXHIGPGBPPFU-UHFFFAOYSA-N 0.000 description 1
- 125000002774 3,4-dimethoxybenzyl group Chemical group [H]C1=C([H])C(=C([H])C(OC([H])([H])[H])=C1OC([H])([H])[H])C([H])([H])* 0.000 description 1
- NUTVYJUIOIYADI-XNBOUIOPSA-N 3-[(2R,3S,4R,5S)-5-[(2R)-2-(furan-2-yl)-1,2-dihydroxyethyl]-4-[(4-methoxyphenyl)methoxy]-3-phenylmethoxyoxolan-2-yl]propane-1,2-diol Chemical compound COc1ccc(CO[C@H]2[C@@H](O[C@H](CC(O)CO)[C@@H]2OCc2ccccc2)C(O)[C@@H](O)c2ccco2)cc1 NUTVYJUIOIYADI-XNBOUIOPSA-N 0.000 description 1
- QCHPKSFMDHPSNR-UHFFFAOYSA-N 3-aminoisobutyric acid Chemical compound NCC(C)C(O)=O QCHPKSFMDHPSNR-UHFFFAOYSA-N 0.000 description 1
- ZRPLANDPDWYOMZ-UHFFFAOYSA-N 3-cyclopentylpropionic acid Chemical compound OC(=O)CCC1CCCC1 ZRPLANDPDWYOMZ-UHFFFAOYSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-M 3-phenylpropionate Chemical compound [O-]C(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-M 0.000 description 1
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 1
- HIFOKBOZDSBVJB-CKHFTUBXSA-N 4-[[(2R,3S,4S,5S)-5-[(E)-2-(furan-2-yl)ethenyl]-4-[(4-methoxyphenyl)methoxy]-3-phenylmethoxyoxolan-2-yl]methyl]-2,2-dimethyl-1,3-dioxolane Chemical compound c1cc(OC)ccc1CO[C@H]1[C@H](\C=C\c2occc2)O[C@H](CC2COC(C)(C)O2)[C@@H]1OCc1ccccc1 HIFOKBOZDSBVJB-CKHFTUBXSA-N 0.000 description 1
- 125000000242 4-chlorobenzoyl group Chemical group ClC1=CC=C(C(=O)*)C=C1 0.000 description 1
- ICGLPKIVTVWCFT-UHFFFAOYSA-N 4-methylbenzenesulfonohydrazide Chemical compound CC1=CC=C(S(=O)(=O)NN)C=C1 ICGLPKIVTVWCFT-UHFFFAOYSA-N 0.000 description 1
- FHVDTGUDJYJELY-UHFFFAOYSA-N 6-{[2-carboxy-4,5-dihydroxy-6-(phosphanyloxy)oxan-3-yl]oxy}-4,5-dihydroxy-3-phosphanyloxane-2-carboxylic acid Chemical compound O1C(C(O)=O)C(P)C(O)C(O)C1OC1C(C(O)=O)OC(OP)C(O)C1O FHVDTGUDJYJELY-UHFFFAOYSA-N 0.000 description 1
- AMKGKYQBASDDJB-UHFFFAOYSA-N 9$l^{2}-borabicyclo[3.3.1]nonane Chemical compound C1CCC2CCCC1[B]2 AMKGKYQBASDDJB-UHFFFAOYSA-N 0.000 description 1
- FEJUGLKDZJDVFY-UHFFFAOYSA-N 9-borabicyclo[3.3.1]nonane Substances C1CCC2CCCC1B2 FEJUGLKDZJDVFY-UHFFFAOYSA-N 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 1
- 241000349731 Afzelia bipindensis Species 0.000 description 1
- 238000006677 Appel reaction Methods 0.000 description 1
- 241000726101 Axinella Species 0.000 description 1
- 229910015900 BF3 Inorganic materials 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical compound OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 1
- BTBUEUYNUDRHOZ-UHFFFAOYSA-N Borate Chemical compound [O-]B([O-])[O-] BTBUEUYNUDRHOZ-UHFFFAOYSA-N 0.000 description 1
- 239000003341 Bronsted base Substances 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-M Butyrate Chemical compound CCCC([O-])=O FERIUCNNQQJTOY-UHFFFAOYSA-M 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Natural products CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 1
- HBDVMXIFVOPRSJ-UHFFFAOYSA-N C(CC1)CCC11OC(COCC2)C2O1 Chemical compound C(CC1)CCC11OC(COCC2)C2O1 HBDVMXIFVOPRSJ-UHFFFAOYSA-N 0.000 description 1
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 description 1
- 125000004648 C2-C8 alkenyl group Chemical group 0.000 description 1
- FPLAKFDFUFCWQN-UHFFFAOYSA-N C=CCC(CCC)OC(C1=CC=CC=C1)=O Chemical compound C=CCC(CCC)OC(C1=CC=CC=C1)=O FPLAKFDFUFCWQN-UHFFFAOYSA-N 0.000 description 1
- DMFZECZISBYWOS-UHFFFAOYSA-N CC(NC(C=CC=C1NC(C)=O)=C1OBO)=O Chemical class CC(NC(C=CC=C1NC(C)=O)=C1OBO)=O DMFZECZISBYWOS-UHFFFAOYSA-N 0.000 description 1
- 241001554545 Carteris Species 0.000 description 1
- XVZXOLOFWKSDSR-UHFFFAOYSA-N Cc1cc(C)c([C]=O)c(C)c1 Chemical group Cc1cc(C)c([C]=O)c(C)c1 XVZXOLOFWKSDSR-UHFFFAOYSA-N 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- 238000003512 Claisen condensation reaction Methods 0.000 description 1
- RYGMFSIKBFXOCR-UHFFFAOYSA-N Copper Chemical compound [Cu] RYGMFSIKBFXOCR-UHFFFAOYSA-N 0.000 description 1
- 238000005750 Corey-Bakshi-Shibata reduction reaction Methods 0.000 description 1
- 238000005675 Corey-Kim oxidation reaction Methods 0.000 description 1
- JPVYNHNXODAKFH-UHFFFAOYSA-N Cu2+ Chemical compound [Cu+2] JPVYNHNXODAKFH-UHFFFAOYSA-N 0.000 description 1
- 102100034741 Cyclin-dependent kinase 20 Human genes 0.000 description 1
- UMVMVEZHMZTUHD-UHFFFAOYSA-N DL-Propylene glycol dibenzoate Chemical compound C=1C=CC=CC=1C(=O)OC(C)COC(=O)C1=CC=CC=C1 UMVMVEZHMZTUHD-UHFFFAOYSA-N 0.000 description 1
- BDAGIHXWWSANSR-UHFFFAOYSA-M Formate Chemical compound [O-]C=O BDAGIHXWWSANSR-UHFFFAOYSA-M 0.000 description 1
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical class OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 1
- 241000353756 Halichondria okadai Species 0.000 description 1
- ZBLLGPUWGCOJNG-UHFFFAOYSA-N Halichondrin B Natural products CC1CC2(CC(C)C3OC4(CC5OC6C(CC5O4)OC7CC8OC9CCC%10OC(CC(C(C9)C8=C)C%11%12CC%13OC%14C(OC%15CCC(CC(=O)OC7C6C)OC%15C%14O%11)C%13O%12)CC%10=C)CC3O2)OC%16OC(CC1%16)C(O)CC(O)CO ZBLLGPUWGCOJNG-UHFFFAOYSA-N 0.000 description 1
- 238000006130 Horner-Wadsworth-Emmons olefination reaction Methods 0.000 description 1
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 1
- HETCEOQFVDFGSY-UHFFFAOYSA-N Isopropenyl acetate Chemical compound CC(=C)OC(C)=O HETCEOQFVDFGSY-UHFFFAOYSA-N 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-L L-tartrate(2-) Chemical compound [O-]C(=O)[C@H](O)[C@@H](O)C([O-])=O FEWJPZIEWOKRBE-JCYAYHJZSA-L 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- 102000004882 Lipase Human genes 0.000 description 1
- 108090001060 Lipase Proteins 0.000 description 1
- 101710098554 Lipase B Proteins 0.000 description 1
- 241000796216 Lissodendoryx Species 0.000 description 1
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 1
- 239000012448 Lithium borohydride Substances 0.000 description 1
- 101500014379 Lymnaea stagnalis Ovulation hormone Proteins 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-L Malonate Chemical compound [O-]C(=O)CC([O-])=O OFOBLEOULBTSOW-UHFFFAOYSA-L 0.000 description 1
- 238000003612 Meerwein-Ponndorf-Verley reduction reaction Methods 0.000 description 1
- 241001465754 Metazoa Species 0.000 description 1
- 239000012359 Methanesulfonyl chloride Substances 0.000 description 1
- 241000751119 Mila <angiosperm> Species 0.000 description 1
- 241001661345 Moesziomyces antarcticus Species 0.000 description 1
- KWYHDKDOAIKMQN-UHFFFAOYSA-N N,N,N',N'-tetramethylethylenediamine Chemical compound CN(C)CCN(C)C KWYHDKDOAIKMQN-UHFFFAOYSA-N 0.000 description 1
- LFTLOKWAGJYHHR-UHFFFAOYSA-N N-methylmorpholine N-oxide Chemical compound CN1(=O)CCOCC1 LFTLOKWAGJYHHR-UHFFFAOYSA-N 0.000 description 1
- PVNIIMVLHYAWGP-UHFFFAOYSA-N Niacin Chemical compound OC(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-N 0.000 description 1
- 238000006995 Noyori hydrogenation reaction Methods 0.000 description 1
- KLCIONGNRAABBD-UHFFFAOYSA-N O1C(NC=C1)C1=C(C=CC=C1)NS(=O)=O Chemical class O1C(NC=C1)C1=C(C=CC=C1)NS(=O)=O KLCIONGNRAABBD-UHFFFAOYSA-N 0.000 description 1
- 238000006036 Oppenauer oxidation reaction Methods 0.000 description 1
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- 238000006804 Parikh-Doering oxidation reaction Methods 0.000 description 1
- 241001674052 Phakellia Species 0.000 description 1
- 238000010476 Prévost reaction Methods 0.000 description 1
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 1
- VMHLLURERBWHNL-UHFFFAOYSA-M Sodium acetate Chemical compound [Na+].CC([O-])=O VMHLLURERBWHNL-UHFFFAOYSA-M 0.000 description 1
- 238000003800 Staudinger reaction Methods 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- 238000006859 Swern oxidation reaction Methods 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-M Thiocyanate anion Chemical compound [S-]C#N ZMZDMBWJUHKJPS-UHFFFAOYSA-M 0.000 description 1
- 238000007216 Upjohn dihydroxylation reaction Methods 0.000 description 1
- 238000007329 Woodward reaction Methods 0.000 description 1
- 238000002441 X-ray diffraction Methods 0.000 description 1
- LNUFLCYMSVYYNW-ZPJMAFJPSA-N [(2r,3r,4s,5r,6r)-2-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[[(3s,5s,8r,9s,10s,13r,14s,17r)-10,13-dimethyl-17-[(2r)-6-methylheptan-2-yl]-2,3,4,5,6,7,8,9,11,12,14,15,16,17-tetradecahydro-1h-cyclopenta[a]phenanthren-3-yl]oxy]-4,5-disulfo Chemical compound O([C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1C[C@@H]2CC[C@H]3[C@@H]4CC[C@@H]([C@]4(CC[C@@H]3[C@@]2(C)CC1)C)[C@H](C)CCCC(C)C)[C@H]1O[C@H](COS(O)(=O)=O)[C@@H](OS(O)(=O)=O)[C@H](OS(O)(=O)=O)[C@H]1OS(O)(=O)=O LNUFLCYMSVYYNW-ZPJMAFJPSA-N 0.000 description 1
- ZPYVDXLGUPXNBI-AAFJCEBUSA-N [(4S)-4-hydroxy-8-(oxan-2-yloxy)oct-6-ynyl] 2,2-dimethylpropanoate Chemical compound C(C(C)(C)C)(=O)OCCC[C@@H](CC#CCOC1OCCCC1)O ZPYVDXLGUPXNBI-AAFJCEBUSA-N 0.000 description 1
- FKXCNOSKBLGEMQ-SNAWJCMRSA-N [(e)-2-bromoethenyl]-trimethylsilane Chemical compound C[Si](C)(C)\C=C\Br FKXCNOSKBLGEMQ-SNAWJCMRSA-N 0.000 description 1
- KRWTWSSMURUMDE-UHFFFAOYSA-N [1-(2-methoxynaphthalen-1-yl)naphthalen-2-yl]-diphenylphosphane Chemical group COC1=CC=C2C=CC=CC2=C1C(C1=CC=CC=C1C=C1)=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 KRWTWSSMURUMDE-UHFFFAOYSA-N 0.000 description 1
- WREOTYWODABZMH-DTZQCDIJSA-N [[(2r,3s,4r,5r)-3,4-dihydroxy-5-[2-oxo-4-(2-phenylethoxyamino)pyrimidin-1-yl]oxolan-2-yl]methoxy-hydroxyphosphoryl] phosphono hydrogen phosphate Chemical compound O[C@@H]1[C@H](O)[C@@H](COP(O)(=O)OP(O)(=O)OP(O)(O)=O)O[C@H]1N(C=C\1)C(=O)NC/1=N\OCCC1=CC=CC=C1 WREOTYWODABZMH-DTZQCDIJSA-N 0.000 description 1
- WLLIXJBWWFGEHT-UHFFFAOYSA-N [tert-butyl(dimethyl)silyl] trifluoromethanesulfonate Chemical compound CC(C)(C)[Si](C)(C)OS(=O)(=O)C(F)(F)F WLLIXJBWWFGEHT-UHFFFAOYSA-N 0.000 description 1
- AOMOJFWVOHXBTN-UHFFFAOYSA-N [tert-butyl(diphenyl)silyl] trifluoromethanesulfonate Chemical compound C=1C=CC=CC=1[Si](OS(=O)(=O)C(F)(F)F)(C(C)(C)C)C1=CC=CC=C1 AOMOJFWVOHXBTN-UHFFFAOYSA-N 0.000 description 1
- BPGDAMSIGCZZLK-UHFFFAOYSA-N acetyloxymethyl acetate Chemical compound CC(=O)OCOC(C)=O BPGDAMSIGCZZLK-UHFFFAOYSA-N 0.000 description 1
- 150000007513 acids Chemical class 0.000 description 1
- 125000005076 adamantyloxycarbonyl group Chemical group C12(CC3CC(CC(C1)C3)C2)OC(=O)* 0.000 description 1
- WNLRTRBMVRJNCN-UHFFFAOYSA-L adipate(2-) Chemical compound [O-]C(=O)CCCCC([O-])=O WNLRTRBMVRJNCN-UHFFFAOYSA-L 0.000 description 1
- 239000002671 adjuvant Substances 0.000 description 1
- 229910000086 alane Inorganic materials 0.000 description 1
- 150000001298 alcohols Chemical class 0.000 description 1
- 150000001299 aldehydes Chemical class 0.000 description 1
- 229940072056 alginate Drugs 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 150000001340 alkali metals Chemical class 0.000 description 1
- 150000001342 alkaline earth metals Chemical class 0.000 description 1
- 150000004791 alkyl magnesium halides Chemical class 0.000 description 1
- 125000006350 alkyl thio alkyl group Chemical group 0.000 description 1
- 208000026935 allergic disease Diseases 0.000 description 1
- BHELZAPQIKSEDF-UHFFFAOYSA-N allyl bromide Chemical compound BrCC=C BHELZAPQIKSEDF-UHFFFAOYSA-N 0.000 description 1
- AWUCVROLDVIAJX-UHFFFAOYSA-N alpha-glycerophosphate Natural products OCC(O)COP(O)(O)=O AWUCVROLDVIAJX-UHFFFAOYSA-N 0.000 description 1
- 125000006242 amine protecting group Chemical group 0.000 description 1
- 125000003277 amino group Chemical group 0.000 description 1
- 125000000129 anionic group Chemical group 0.000 description 1
- 239000002246 antineoplastic agent Substances 0.000 description 1
- 125000004391 aryl sulfonyl group Chemical group 0.000 description 1
- 229940072107 ascorbate Drugs 0.000 description 1
- 235000010323 ascorbic acid Nutrition 0.000 description 1
- 239000011668 ascorbic acid Substances 0.000 description 1
- 229940009098 aspartate Drugs 0.000 description 1
- 150000007514 bases Chemical class 0.000 description 1
- 235000015278 beef Nutrition 0.000 description 1
- 229940077388 benzenesulfonate Drugs 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 1
- 229940050390 benzoate Drugs 0.000 description 1
- NFPNEFZQQNGOSV-UHFFFAOYSA-N benzoic acid;propane Chemical compound CCC.OC(=O)C1=CC=CC=C1.OC(=O)C1=CC=CC=C1 NFPNEFZQQNGOSV-UHFFFAOYSA-N 0.000 description 1
- 235000019445 benzyl alcohol Nutrition 0.000 description 1
- 150000003938 benzyl alcohols Chemical class 0.000 description 1
- NJAPCAIWQRPQPY-UHFFFAOYSA-N benzyl hydrogen carbonate Chemical class OC(=O)OCC1=CC=CC=C1 NJAPCAIWQRPQPY-UHFFFAOYSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-N beta-phenylpropanoic acid Natural products OC(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-N 0.000 description 1
- CDSGJHCARATGKG-UHFFFAOYSA-N bis(3-methylbutyl)borane Chemical compound CC(C)CCBCCC(C)C CDSGJHCARATGKG-UHFFFAOYSA-N 0.000 description 1
- XGIUDIMNNMKGDE-UHFFFAOYSA-N bis(trimethylsilyl)azanide Chemical compound C[Si](C)(C)[N-][Si](C)(C)C XGIUDIMNNMKGDE-UHFFFAOYSA-N 0.000 description 1
- 239000007844 bleaching agent Substances 0.000 description 1
- 239000002981 blocking agent Substances 0.000 description 1
- 229910000085 borane Inorganic materials 0.000 description 1
- 229910010277 boron hydride Inorganic materials 0.000 description 1
- 125000005621 boronate group Chemical group 0.000 description 1
- INLLPKCGLOXCIV-UHFFFAOYSA-N bromoethene Chemical compound BrC=C INLLPKCGLOXCIV-UHFFFAOYSA-N 0.000 description 1
- MIOPJNTWMNEORI-UHFFFAOYSA-N camphorsulfonic acid Chemical compound C1CC2(CS(O)(=O)=O)C(=O)CC1C2(C)C MIOPJNTWMNEORI-UHFFFAOYSA-N 0.000 description 1
- 150000004657 carbamic acid derivatives Chemical class 0.000 description 1
- 125000005587 carbonate group Chemical group 0.000 description 1
- 150000004649 carbonic acid derivatives Chemical class 0.000 description 1
- 150000007942 carboxylates Chemical class 0.000 description 1
- 230000021523 carboxylation Effects 0.000 description 1
- 238000006473 carboxylation reaction Methods 0.000 description 1
- 239000007795 chemical reaction product Substances 0.000 description 1
- QBULTKZGKKTANH-UHFFFAOYSA-M chloro(dimethyl)sulfanium;chloride Chemical compound [Cl-].C[S+](C)Cl QBULTKZGKKTANH-UHFFFAOYSA-M 0.000 description 1
- IGSUJBNDAWQLST-UHFFFAOYSA-N chloro-di(propan-2-yl)silicon Chemical compound CC(C)[Si](Cl)C(C)C IGSUJBNDAWQLST-UHFFFAOYSA-N 0.000 description 1
- 125000002668 chloroacetyl group Chemical group ClCC(=O)* 0.000 description 1
- 238000004587 chromatography analysis Methods 0.000 description 1
- VNNRSPGTAMTISX-UHFFFAOYSA-N chromium nickel Chemical compound [Cr].[Ni] VNNRSPGTAMTISX-UHFFFAOYSA-N 0.000 description 1
- 201000010276 collecting duct carcinoma Diseases 0.000 description 1
- 229940125904 compound 1 Drugs 0.000 description 1
- 229940125773 compound 10 Drugs 0.000 description 1
- 229940125758 compound 15 Drugs 0.000 description 1
- 229910000050 copper hydride Inorganic materials 0.000 description 1
- JJFLDSOAQUJVBF-UHFFFAOYSA-N copper monohydride Chemical class [CuH] JJFLDSOAQUJVBF-UHFFFAOYSA-N 0.000 description 1
- DOBRDRYODQBAMW-UHFFFAOYSA-N copper(i) cyanide Chemical compound [Cu+].N#[C-] DOBRDRYODQBAMW-UHFFFAOYSA-N 0.000 description 1
- 150000005676 cyclic carbonates Chemical class 0.000 description 1
- 230000001351 cycling effect Effects 0.000 description 1
- 125000000753 cycloalkyl group Chemical group 0.000 description 1
- 238000000354 decomposition reaction Methods 0.000 description 1
- 238000007872 degassing Methods 0.000 description 1
- 239000012024 dehydrating agents Substances 0.000 description 1
- 230000005595 deprotonation Effects 0.000 description 1
- 238000010537 deprotonation reaction Methods 0.000 description 1
- PBGGNZZGJIKBMJ-UHFFFAOYSA-N di(propan-2-yl)azanide Chemical compound CC(C)[N-]C(C)C PBGGNZZGJIKBMJ-UHFFFAOYSA-N 0.000 description 1
- 125000004989 dicarbonyl group Chemical group 0.000 description 1
- USPLDBATMHXKKD-UHFFFAOYSA-N dichloromethane;pentane Chemical compound ClCCl.CCCCC USPLDBATMHXKKD-UHFFFAOYSA-N 0.000 description 1
- OMGXNXQGBTYFOL-UHFFFAOYSA-L dichloronickel;2,9-dimethyl-1,10-phenanthroline Chemical compound Cl[Ni]Cl.C1=C(C)N=C2C3=NC(C)=CC=C3C=CC2=C1 OMGXNXQGBTYFOL-UHFFFAOYSA-L 0.000 description 1
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 125000005044 dihydroquinolinyl group Chemical group N1(CC=CC2=CC=CC=C12)* 0.000 description 1
- YLFBFPXKTIQSSY-UHFFFAOYSA-N dimethoxy(oxo)phosphanium Chemical compound CO[P+](=O)OC YLFBFPXKTIQSSY-UHFFFAOYSA-N 0.000 description 1
- VONWDASPFIQPDY-UHFFFAOYSA-N dimethyl methylphosphonate Chemical compound COP(C)(=O)OC VONWDASPFIQPDY-UHFFFAOYSA-N 0.000 description 1
- VDCSGNNYCFPWFK-UHFFFAOYSA-N diphenylsilane Chemical compound C=1C=CC=CC=1[SiH2]C1=CC=CC=C1 VDCSGNNYCFPWFK-UHFFFAOYSA-N 0.000 description 1
- HXJFQNUWPUICNY-UHFFFAOYSA-N disiamylborane Chemical compound CC(C)C(C)BC(C)C(C)C HXJFQNUWPUICNY-UHFFFAOYSA-N 0.000 description 1
- POULHZVOKOAJMA-UHFFFAOYSA-M dodecanoate Chemical compound CCCCCCCCCCCC([O-])=O POULHZVOKOAJMA-UHFFFAOYSA-M 0.000 description 1
- 238000007336 electrophilic substitution reaction Methods 0.000 description 1
- 125000005610 enamide group Chemical group 0.000 description 1
- 150000002085 enols Chemical class 0.000 description 1
- 238000006735 epoxidation reaction Methods 0.000 description 1
- 238000011067 equilibration Methods 0.000 description 1
- 125000004185 ester group Chemical group 0.000 description 1
- 230000032050 esterification Effects 0.000 description 1
- 238000005886 esterification reaction Methods 0.000 description 1
- CCIVGXIOQKPBKL-UHFFFAOYSA-M ethanesulfonate Chemical compound CCS([O-])(=O)=O CCIVGXIOQKPBKL-UHFFFAOYSA-M 0.000 description 1
- 125000001033 ether group Chemical group 0.000 description 1
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- YAGKRVSRTSUGEY-UHFFFAOYSA-N ferricyanide Chemical compound [Fe+3].N#[C-].N#[C-].N#[C-].N#[C-].N#[C-].N#[C-] YAGKRVSRTSUGEY-UHFFFAOYSA-N 0.000 description 1
- 125000003983 fluorenyl group Chemical group C1(=CC=CC=2C3=CC=CC=C3CC12)* 0.000 description 1
- 150000004673 fluoride salts Chemical class 0.000 description 1
- 239000011888 foil Substances 0.000 description 1
- 235000019253 formic acid Nutrition 0.000 description 1
- 238000013467 fragmentation Methods 0.000 description 1
- 238000006062 fragmentation reaction Methods 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 239000000499 gel Substances 0.000 description 1
- 150000004795 grignard reagents Chemical class 0.000 description 1
- 229940118951 halaven Drugs 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- IPCSVZSSVZVIGE-UHFFFAOYSA-M hexadecanoate Chemical compound CCCCCCCCCCCCCCCC([O-])=O IPCSVZSSVZVIGE-UHFFFAOYSA-M 0.000 description 1
- FUZZWVXGSFPDMH-UHFFFAOYSA-N hexanoic acid Chemical compound CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 1
- 238000006197 hydroboration reaction Methods 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-N hydrogen thiocyanate Natural products SC#N ZMZDMBWJUHKJPS-UHFFFAOYSA-N 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-M hydrogensulfate Chemical compound OS([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 1
- 125000003392 indanyl group Chemical group C1(CCC2=CC=CC=C12)* 0.000 description 1
- 125000003454 indenyl group Chemical group C1(C=CC2=CC=CC=C12)* 0.000 description 1
- 239000003112 inhibitor Substances 0.000 description 1
- 239000002198 insoluble material Substances 0.000 description 1
- 125000002346 iodo group Chemical group I* 0.000 description 1
- 150000002500 ions Chemical class 0.000 description 1
- GKOZUEZYRPOHIO-UHFFFAOYSA-N iridium atom Chemical compound [Ir] GKOZUEZYRPOHIO-UHFFFAOYSA-N 0.000 description 1
- DBPBAPSFGLNQOX-UHFFFAOYSA-N iridium trihydride Chemical class [IrH3] DBPBAPSFGLNQOX-UHFFFAOYSA-N 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 125000002183 isoquinolinyl group Chemical group C1(=NC=CC2=CC=CC=C12)* 0.000 description 1
- ZLVXBBHTMQJRSX-VMGNSXQWSA-N jdtic Chemical compound C1([C@]2(C)CCN(C[C@@H]2C)C[C@H](C(C)C)NC(=O)[C@@H]2NCC3=CC(O)=CC=C3C2)=CC=CC(O)=C1 ZLVXBBHTMQJRSX-VMGNSXQWSA-N 0.000 description 1
- 229940001447 lactate Drugs 0.000 description 1
- JYTUSYBCFIZPBE-AMTLMPIISA-M lactobionate Chemical compound [O-]C(=O)[C@H](O)[C@@H](O)[C@@H]([C@H](O)CO)O[C@@H]1O[C@H](CO)[C@H](O)[C@H](O)[C@H]1O JYTUSYBCFIZPBE-AMTLMPIISA-M 0.000 description 1
- 229940099584 lactobionate Drugs 0.000 description 1
- 229910052747 lanthanoid Inorganic materials 0.000 description 1
- 150000002602 lanthanoids Chemical class 0.000 description 1
- 229940070765 laurate Drugs 0.000 description 1
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 1
- IHLVCKWPAMTVTG-UHFFFAOYSA-N lithium;carbanide Chemical compound [Li+].[CH3-] IHLVCKWPAMTVTG-UHFFFAOYSA-N 0.000 description 1
- OTCKOJUMXQWKQG-UHFFFAOYSA-L magnesium bromide Chemical compound [Mg+2].[Br-].[Br-] OTCKOJUMXQWKQG-UHFFFAOYSA-L 0.000 description 1
- 229910001623 magnesium bromide Inorganic materials 0.000 description 1
- 229910001629 magnesium chloride Inorganic materials 0.000 description 1
- RMGJCSHZTFKPNO-UHFFFAOYSA-M magnesium;ethene;bromide Chemical compound [Mg+2].[Br-].[CH-]=C RMGJCSHZTFKPNO-UHFFFAOYSA-M 0.000 description 1
- JGZKUKYUQJUUNE-UHFFFAOYSA-L magnesium;ethoxyethane;dibromide Chemical compound [Mg+2].[Br-].[Br-].CCOCC JGZKUKYUQJUUNE-UHFFFAOYSA-L 0.000 description 1
- CYSFUFRXDOAOMP-UHFFFAOYSA-M magnesium;prop-1-ene;chloride Chemical compound [Mg+2].[Cl-].[CH2-]C=C CYSFUFRXDOAOMP-UHFFFAOYSA-M 0.000 description 1
- 230000014759 maintenance of location Effects 0.000 description 1
- 229940049920 malate Drugs 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-L malate(2-) Chemical compound [O-]C(=O)C(O)CC([O-])=O BJEPYKJPYRNKOW-UHFFFAOYSA-L 0.000 description 1
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 1
- 230000001404 mediated effect Effects 0.000 description 1
- 238000003328 mesylation reaction Methods 0.000 description 1
- 150000002739 metals Chemical class 0.000 description 1
- HNQIVZYLYMDVSB-UHFFFAOYSA-N methanesulfonimidic acid Chemical compound CS(N)(=O)=O HNQIVZYLYMDVSB-UHFFFAOYSA-N 0.000 description 1
- QARBMVPHQWIHKH-UHFFFAOYSA-N methanesulfonyl chloride Chemical compound CS(Cl)(=O)=O QARBMVPHQWIHKH-UHFFFAOYSA-N 0.000 description 1
- RMIODHQZRUFFFF-UHFFFAOYSA-N methoxyacetic acid Chemical compound COCC(O)=O RMIODHQZRUFFFF-UHFFFAOYSA-N 0.000 description 1
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 description 1
- 125000004184 methoxymethyl group Chemical group [H]C([H])([H])OC([H])([H])* 0.000 description 1
- XMJHPCRAQCTCFT-UHFFFAOYSA-N methyl chloroformate Chemical compound COC(Cl)=O XMJHPCRAQCTCFT-UHFFFAOYSA-N 0.000 description 1
- VKTOBGBZBCELGC-UHFFFAOYSA-M methyl(triphenoxy)phosphanium;iodide Chemical compound [I-].C=1C=CC=CC=1O[P+](OC=1C=CC=CC=1)(C)OC1=CC=CC=C1 VKTOBGBZBCELGC-UHFFFAOYSA-M 0.000 description 1
- GDOPTJXRTPNYNR-UHFFFAOYSA-N methyl-cyclopentane Natural products CC1CCCC1 GDOPTJXRTPNYNR-UHFFFAOYSA-N 0.000 description 1
- 125000004092 methylthiomethyl group Chemical group [H]C([H])([H])SC([H])([H])* 0.000 description 1
- 230000008880 microtubule cytoskeleton organization Effects 0.000 description 1
- 229940045641 monobasic sodium phosphate Drugs 0.000 description 1
- 229910000403 monosodium phosphate Inorganic materials 0.000 description 1
- 235000019799 monosodium phosphate Nutrition 0.000 description 1
- KCLDECJIUSCXOX-LBPRGKRZSA-N n-[2-methyl-6-[(4r)-4-propan-2-yl-4,5-dihydro-1,3-oxazol-2-yl]phenyl]methanesulfonamide Chemical compound CC(C)[C@@H]1COC(C=2C(=C(C)C=CC=2)NS(C)(=O)=O)=N1 KCLDECJIUSCXOX-LBPRGKRZSA-N 0.000 description 1
- GKTNLYAAZKKMTQ-UHFFFAOYSA-N n-[bis(dimethylamino)phosphinimyl]-n-methylmethanamine Chemical compound CN(C)P(=N)(N(C)C)N(C)C GKTNLYAAZKKMTQ-UHFFFAOYSA-N 0.000 description 1
- KVBGVZZKJNLNJU-UHFFFAOYSA-M naphthalene-2-sulfonate Chemical compound C1=CC=CC2=CC(S(=O)(=O)[O-])=CC=C21 KVBGVZZKJNLNJU-UHFFFAOYSA-M 0.000 description 1
- 125000001038 naphthoyl group Chemical group C1(=CC=CC2=CC=CC=C12)C(=O)* 0.000 description 1
- 125000004923 naphthylmethyl group Chemical group C1(=CC=CC2=CC=CC=C12)C* 0.000 description 1
- IYRGXJIJGHOCFS-UHFFFAOYSA-N neocuproine Chemical compound C1=C(C)N=C2C3=NC(C)=CC=C3C=CC2=C1 IYRGXJIJGHOCFS-UHFFFAOYSA-N 0.000 description 1
- 229910052759 nickel Inorganic materials 0.000 description 1
- 235000001968 nicotinic acid Nutrition 0.000 description 1
- 239000011664 nicotinic acid Substances 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- 229910000069 nitrogen hydride Inorganic materials 0.000 description 1
- 229910052755 nonmetal Inorganic materials 0.000 description 1
- 239000012038 nucleophile Substances 0.000 description 1
- 238000010534 nucleophilic substitution reaction Methods 0.000 description 1
- YWMMBNUSARYJIJ-UHFFFAOYSA-N oct-7-enyl 2,2-dimethylpropanoate Chemical compound CC(C)(C)C(=O)OCCCCCCC=C YWMMBNUSARYJIJ-UHFFFAOYSA-N 0.000 description 1
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 239000003960 organic solvent Substances 0.000 description 1
- 238000007248 oxidative elimination reaction Methods 0.000 description 1
- 238000005949 ozonolysis reaction Methods 0.000 description 1
- RGSFGYAAUTVSQA-UHFFFAOYSA-N pentamethylene Natural products C1CCCC1 RGSFGYAAUTVSQA-UHFFFAOYSA-N 0.000 description 1
- JRKICGRDRMAZLK-UHFFFAOYSA-L peroxydisulfate Chemical compound [O-]S(=O)(=O)OOS([O-])(=O)=O JRKICGRDRMAZLK-UHFFFAOYSA-L 0.000 description 1
- 125000005561 phenanthryl group Chemical group 0.000 description 1
- 125000006678 phenoxycarbonyl group Chemical group 0.000 description 1
- TYZYRCHEVXXLSJ-UHFFFAOYSA-N phenylmethoxymethoxymethoxymethylbenzene Chemical group C=1C=CC=CC=1COCOCOCC1=CC=CC=C1 TYZYRCHEVXXLSJ-UHFFFAOYSA-N 0.000 description 1
- XMGMFRIEKMMMSU-UHFFFAOYSA-N phenylmethylbenzene Chemical group C=1C=CC=CC=1[C]C1=CC=CC=C1 XMGMFRIEKMMMSU-UHFFFAOYSA-N 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- UEZVMMHDMIWARA-UHFFFAOYSA-M phosphonate Chemical compound [O-]P(=O)=O UEZVMMHDMIWARA-UHFFFAOYSA-M 0.000 description 1
- 229910000073 phosphorus hydride Inorganic materials 0.000 description 1
- FAIAAWCVCHQXDN-UHFFFAOYSA-N phosphorus trichloride Chemical compound ClP(Cl)Cl FAIAAWCVCHQXDN-UHFFFAOYSA-N 0.000 description 1
- 125000000612 phthaloyl group Chemical group C(C=1C(C(=O)*)=CC=CC1)(=O)* 0.000 description 1
- 125000001557 phthalyl group Chemical group C(=O)(O)C1=C(C(=O)*)C=CC=C1 0.000 description 1
- 229940075930 picrate Drugs 0.000 description 1
- OXNIZHLAWKMVMX-UHFFFAOYSA-M picrate anion Chemical compound [O-]C1=C([N+]([O-])=O)C=C([N+]([O-])=O)C=C1[N+]([O-])=O OXNIZHLAWKMVMX-UHFFFAOYSA-M 0.000 description 1
- 229910052697 platinum Inorganic materials 0.000 description 1
- BASFCYQUMIYNBI-UHFFFAOYSA-N platinum Substances [Pt] BASFCYQUMIYNBI-UHFFFAOYSA-N 0.000 description 1
- 150000003109 potassium Chemical class 0.000 description 1
- 239000012286 potassium permanganate Substances 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 238000001556 precipitation Methods 0.000 description 1
- GMDGXJQUWIQOLE-UHFFFAOYSA-N prop-2-enylborane Chemical compound BCC=C GMDGXJQUWIQOLE-UHFFFAOYSA-N 0.000 description 1
- DNAJDTIOMGISDS-UHFFFAOYSA-N prop-2-enylsilane Chemical compound [SiH3]CC=C DNAJDTIOMGISDS-UHFFFAOYSA-N 0.000 description 1
- 125000001501 propionyl group Chemical group O=C([*])C([H])([H])C([H])([H])[H] 0.000 description 1
- 125000004309 pyranyl group Chemical group O1C(C=CC=C1)* 0.000 description 1
- 125000002294 quinazolinyl group Chemical group N1=C(N=CC2=CC=CC=C12)* 0.000 description 1
- 125000002943 quinolinyl group Chemical group N1=C(C=CC2=CC=CC=C12)* 0.000 description 1
- 229910052703 rhodium Inorganic materials 0.000 description 1
- 239000010948 rhodium Substances 0.000 description 1
- 238000007363 ring formation reaction Methods 0.000 description 1
- 239000012266 salt solution Substances 0.000 description 1
- 150000003333 secondary alcohols Chemical class 0.000 description 1
- 238000005834 sharpless asymmetric dihydroxylation reaction Methods 0.000 description 1
- 239000000377 silicon dioxide Substances 0.000 description 1
- AWUCVROLDVIAJX-GSVOUGTGSA-N sn-glycerol 3-phosphate Chemical compound OC[C@@H](O)COP(O)(O)=O AWUCVROLDVIAJX-GSVOUGTGSA-N 0.000 description 1
- 239000001632 sodium acetate Substances 0.000 description 1
- 235000017281 sodium acetate Nutrition 0.000 description 1
- AJPJDKMHJJGVTQ-UHFFFAOYSA-M sodium dihydrogen phosphate Chemical compound [Na+].OP(O)([O-])=O AJPJDKMHJJGVTQ-UHFFFAOYSA-M 0.000 description 1
- 239000012312 sodium hydride Substances 0.000 description 1
- 229910000104 sodium hydride Inorganic materials 0.000 description 1
- 239000001476 sodium potassium tartrate Substances 0.000 description 1
- 239000012453 solvate Substances 0.000 description 1
- 239000007858 starting material Substances 0.000 description 1
- 125000005415 substituted alkoxy group Chemical group 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 125000001273 sulfonato group Chemical group [O-]S(*)(=O)=O 0.000 description 1
- 125000001174 sulfone group Chemical group 0.000 description 1
- 230000006103 sulfonylation Effects 0.000 description 1
- 238000005694 sulfonylation reaction Methods 0.000 description 1
- 125000004434 sulfur atom Chemical group 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- BCNZYOJHNLTNEZ-UHFFFAOYSA-N tert-butyldimethylsilyl chloride Chemical compound CC(C)(C)[Si](C)(C)Cl BCNZYOJHNLTNEZ-UHFFFAOYSA-N 0.000 description 1
- OSBSFAARYOCBHB-UHFFFAOYSA-N tetrapropylammonium Chemical compound CCC[N+](CCC)(CCC)CCC OSBSFAARYOCBHB-UHFFFAOYSA-N 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
- 238000006257 total synthesis reaction Methods 0.000 description 1
- 230000001988 toxicity Effects 0.000 description 1
- 231100000419 toxicity Toxicity 0.000 description 1
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 1
- 230000009466 transformation Effects 0.000 description 1
- 125000005270 trialkylamine group Chemical group 0.000 description 1
- 125000005208 trialkylammonium group Chemical group 0.000 description 1
- 125000004665 trialkylsilyl group Chemical group 0.000 description 1
- DBGVGMSCBYYSLD-UHFFFAOYSA-N tributylstannane Chemical compound CCCC[SnH](CCCC)CCCC DBGVGMSCBYYSLD-UHFFFAOYSA-N 0.000 description 1
- 229910052721 tungsten Inorganic materials 0.000 description 1
- ZDPHROOEEOARMN-UHFFFAOYSA-N undecanoic acid Chemical compound CCCCCCCCCCC(O)=O ZDPHROOEEOARMN-UHFFFAOYSA-N 0.000 description 1
- 229940070710 valerate Drugs 0.000 description 1
- NQPDZGIKBAWPEJ-UHFFFAOYSA-N valeric acid Chemical compound CCCCC(O)=O NQPDZGIKBAWPEJ-UHFFFAOYSA-N 0.000 description 1
- 125000003774 valeryl group Chemical group O=C([*])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 239000003039 volatile agent Substances 0.000 description 1
- 239000002699 waste material Substances 0.000 description 1
- 229910052725 zinc Inorganic materials 0.000 description 1
- ZMLPZCGHASSGEA-UHFFFAOYSA-M zinc trifluoromethanesulfonate Chemical compound [Zn+2].[O-]S(=O)(=O)C(F)(F)F ZMLPZCGHASSGEA-UHFFFAOYSA-M 0.000 description 1
- CITILBVTAYEWKR-UHFFFAOYSA-L zinc trifluoromethanesulfonate Substances [Zn+2].[O-]S(=O)(=O)C(F)(F)F.[O-]S(=O)(=O)C(F)(F)F CITILBVTAYEWKR-UHFFFAOYSA-L 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D493/00—Heterocyclic compounds containing oxygen atoms as the only ring hetero atoms in the condensed system
- C07D493/22—Heterocyclic compounds containing oxygen atoms as the only ring hetero atoms in the condensed system in which the condensed system contains four or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D307/00—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom
- C07D307/02—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom not condensed with other rings
- C07D307/26—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom not condensed with other rings having one double bond between ring members or between a ring member and a non-ring member
- C07D307/28—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom not condensed with other rings having one double bond between ring members or between a ring member and a non-ring member with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D407/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having oxygen atoms as the only ring hetero atoms, not provided for by group C07D405/00
- C07D407/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having oxygen atoms as the only ring hetero atoms, not provided for by group C07D405/00 containing two hetero rings
- C07D407/06—Heterocyclic compounds containing two or more hetero rings, at least one ring having oxygen atoms as the only ring hetero atoms, not provided for by group C07D405/00 containing two hetero rings linked by a carbon chain containing only aliphatic carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D407/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having oxygen atoms as the only ring hetero atoms, not provided for by group C07D405/00
- C07D407/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having oxygen atoms as the only ring hetero atoms, not provided for by group C07D405/00 containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D493/00—Heterocyclic compounds containing oxygen atoms as the only ring hetero atoms in the condensed system
- C07D493/12—Heterocyclic compounds containing oxygen atoms as the only ring hetero atoms in the condensed system in which the condensed system contains three hetero rings
- C07D493/14—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F7/00—Compounds containing elements of Groups 4 or 14 of the Periodic Table
- C07F7/02—Silicon compounds
- C07F7/08—Compounds having one or more C—Si linkages
- C07F7/18—Compounds having one or more C—Si linkages as well as one or more C—O—Si linkages
- C07F7/1804—Compounds having Si-O-C linkages
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
- C07F9/6558—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing at least two different or differently substituted hetero rings neither condensed among themselves nor condensed with a common carbocyclic ring or ring system
- C07F9/65586—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing at least two different or differently substituted hetero rings neither condensed among themselves nor condensed with a common carbocyclic ring or ring system at least one of the hetero rings does not contain nitrogen as ring hetero atom
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
- C07F9/6561—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing systems of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring or ring system, with or without other non-condensed hetero rings
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Biochemistry (AREA)
- General Health & Medical Sciences (AREA)
- Molecular Biology (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Oxygen Or Sulfur (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Plural Heterocyclic Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Pyrane Compounds (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Nitrogen And Oxygen As The Only Ring Hetero Atoms (AREA)
- Saccharide Compounds (AREA)
- Steroid Compounds (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
Abstract
Un método para preparar un producto intermedio en la síntesis de eribulina, comprendiendo dicho método realizar una reacción de macrociclación sobre un producto intermedio no macrocíclico, produciendo dicha reacción de macrociclación dicho producto intermedio en la síntesis de eribulina al formar un enlace C.15-C.16 en la estructura de la eribulina, en donde dicha realización de dicha reacción de macrociclación comprende poner en contacto dicho producto intermedio no macrocíclico con un catalizador de metátesis de olefinas, en donde dicho producto no macrocíclico es un compuesto de fórmula (IA) o una de sus sales: **(Ver fórmula)** en donde R1 es H o -CH2X1CH2CH=CH2, en donde X1 es O, -C(R9)2- o NP5 y en donde cada R9 es independientemente H o -COOR10, P5 es un grupo protector de N y R10 es alquilo C1-6; (a1) R2 es H o un grupo protector de hidroxilo, R3 es éter alquílico C1-6 y R4 es H; (a2) R2 es H o un grupo protector de hidroxilo y R3 y R4 se combinan para formar un doble enlace; o (a3) R2 y R3 se combinan para formar un enlace, y R4 es H; (b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace; o (b2) R5 y R6 se combinan para formar un enlace, y R7 es H; (c1) R8 es H, y P4 es H o un grupo protector de hidroxilo; o (c2) R8 y P4 se combinan para formar un doble enlace; cada P3 es independientemente H o un grupo protector de hidroxilo; y X es O, y cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo, o P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o X es N, y P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo; y en donde dicho producto intermedio en la síntesis de eribulina es un compuesto de fórmula (IB) o una de sus sales: **(Ver fórmula)**
Description
DESCRIPCIÓN
Reacciones de macrociclación y productos intermedios útiles en la síntesis de análogos de halicondrina B Antecedentes
La invención se refiere a productos intermedios útiles en la síntesis de compuestos macrólidos farmacéuticamente activos y métodos para sintetizar compuestos macrólidos. La halicondrina B es un potente agente anticanceroso aislado originalmente de la esponja marina Halichondria okadai, y posteriormente encontrado en Axinella sp., Phakellia carteri y Lissodendoryx sp. Una síntesis total de halicondrina B se publicó en 1992 (Aicher, T. D. y cols., J. Am. Chem. Soc. 114:3162-3164). El mesilato de eribulina (también llamado Halaven®, E7389, y la sal de mesilato de B1939), un inhibidor de la dinámica de los microtúbulos no taxánico, es un análogo sintéticos estructuralmente simplificado de halicondrina B. Métodos y productos intermedios para la síntesis de mesilato de eribulina y otros análogos de halicondrina B se describen en las Publicaciones Internacionales N° WO 2005/118565, WO 2009/046308, WO 2009/064029, WO2013142999 y WO 2009/124237; la Patente de EE. UU. N° 6.214.865; Austad y cols., Synlett 24(3):333-337, 2013; Austad y cols., Synlett. 24(3):327-332, 2013; y Chase y cols., Synlett 24(3):323-326, 2013; son deseables nuevos métodos para la síntesis de análogos de halicondrina B, en particular eribulina. Sumario de la Invención
En general, la presente invención proporciona métodos para la macrociclación de productos intermedios en la síntesis de eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina). La invención también proporciona productos intermedios que se pueden emplear en las reacciones de macrociclación descritas en la presente.
En un primer aspecto, la invención proporciona un método para preparar un producto intermedio en la síntesis de eribulina, incluyendo el método realizar una reacción de macrociclación sobre un producto intermedio no macrocíclico, produciendo la reacción de macrociclación el producto intermedio en la síntesis de eribulina al formar un enlace C.15-C.16, o C.3-C.4, en la estructura de la eribulina.
En una realización del primer aspecto, realizar la reacción de macrociclación implica poner en contacto el producto intermedio no macrocíclico (p. ej., un compuesto de fórmula (IA)) con un catalizador de metátesis de olefinas (p. ej., un complejo de rutenio-carbeno). El producto intermedio no macrocíclico puede ser un compuesto de fórmula (IA) o una de sus sales:

donde
R1 es H o -CH2X1CH2CH=CH2, donde X1 es O, -C(R9)2- o NP5, y donde cada R9 es independientemente H o -COOR10, P5 es un grupo protector de N y R10 es alquilo C1-6;
(a1) R2 es H o un grupo protector de hidroxilo, R3 es éter alquílico C1-6 y R4 es H;
(a2) R2 es H o un grupo protector de hidroxilo, y R3 y R4 se combinan para formar un doble enlace; o
(a3) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace; o
(b2) R5 y R6 se combinan para formar un enlace, y R7 es H;
(c1) R8 es H, y P4 es H o un grupo protector de hidroxilo;
o
(c2) R8 y P4 se combinan para formar un doble enlace;
cada P3 es independientemente H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo, o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo; y
donde el producto intermedio en la síntesis de eribulina puede ser un compuesto de fórmula (IB) o una de sus sales:

En la fórmula (IA) o (IB), cada P3 y P4 puede ser independientemente un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IA) o (IB), P1 puede ser un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IA) o (IB), X puede ser O. En la fórmula (IA) o (IB), P2 es un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IA) o (IB), X puede ser N, y P1 y P2, junto con los átomos a los que está ligado cada uno, se pueden combinar para formar un aminal. En la fórmula (IA) o (IB), R2 y R3 se pueden combinar para formar un enlace, y R4 puede ser H. En la fórmula (IA) o (IB), R5 y R6 se pueden combinar para formar un enlace, y R7 puede ser H. En la fórmula (IA) o (IB), R8 puede ser H, y P4 puede ser un grupo protector de hidroxilo (p. ej., un sililo).
En otra realización del primer aspecto, realizar la reacción de macrociclación implica poner en contacto el producto intermedio no macrocíclico (p. ej., un compuesto de fórmula (IIIA)) con una catalizador de metátesis de olefinas (p. ej., un complejo de rutenio-carbeno). El producto intermedio no macrocíclico puede ser un compuesto de fórmula (IIIA) o una de sus sales:

donde
(i) Ri es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace; o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
X3 es oxo, o X3 se combina con el átomos de carbono al que está ligado para formar un cetal, un tiocetal o -(CH(OP5))-, donde P5 es H o un grupo protector de hidroxilo;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo, o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo; y
donde el producto intermedio en la síntesis de eribulina puede ser un compuesto de fórmula (IIIB) o una de sus sales:

En la fórmula (IIIA) o (IIIB), P4 puede ser un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IIIA) o (IIIB), ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se pueden combinar para formar cetal.
En la fórmula (IIIA) o (IIIB), R1 y R2 pueden formar un enlace, y R3 puede ser H. En la fórmula (IIIA) o (IIIB), X3 puede combinarse con el átomo de carbono al que está ligado para formar -(CH(OPs))-. En particular, en la fórmula (IIIA) o (IIIB), P5 puede ser H. En la fórmula (IIIA) o (IIIB), P1 puede ser un grupo protector de hidroxilo (p. ej., sililo). En la fórmula (IIIA) o (IIIB), P2 puede ser un grupo protector de hidroxilo.
En un segundo aspecto, la invención proporciona un método para preparar:

eribulina mesilato de eribulina
En una realización del segundo aspecto, el método implica:
(A) producir un compuesto de fórmula (IB) a partir de un compuesto de fórmula (IA), teniendo el compuesto de fórmula (IA) la siguiente estructura:

donde
R1 es H o -CH2X1CH2CH=CH2, donde X1 es O, -C(R9)2- o NP5, y donde cada R9 es independientemente H o -COOR10, P5 es un grupo protector de N y R10 es alquilo C1-6;
(a1) R2 es H o un grupo protector de hidroxilo, R3 es éter alquílico C1-6, y R4 es H; (a2) R2 es H o un grupo protector de hidroxilo, y R3 y R4 se combinan para formar un doble enlace; o
(a3) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace; o
(b2) R5 y R6 se combinan para formar un enlace, y R7 es H;
(c1) R8 es H, y P4 es H o un grupo protector de hidroxilo;
o
(c2) R8 y P4 se combinan para formar un doble enlace;
cada P3 es independientemente H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo, o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo;
teniendo el compuesto de fórmula (IB) la siguiente estructura:

donde cada variable es como se define para la fórmula (IA).
El método puede implicar (B) producir un compuesto de fórmula (IC) a partir del compuesto de fórmula (IB), teniendo el compuesto de fórmula (IC) la siguiente estructura:

donde cada variable puede ser como se define para la fórmula (IB).
El método puede implicar (C) producir un compuesto de fórmula (ID) a partir del compuesto de fórmula (IC), teniendo el compuesto de fórmula (ID) la siguiente estructura:

donde cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; y cada una de las variables restantes es como se define para la fórmula (IC).
El método puede implicar además (D) producir eribulina o mesilato de eribulina a partir del compuesto de fórmula (ID).
En la fórmula (IA) o (IB), P4 puede ser un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IA) o (IB), R2 y R3 se pueden combinar para formar un enlace, y R4 puede ser H. En la fórmula (IA) o (IB), R5 y R6 se pueden combinar para formar un enlace, y R7 puede ser H. En la fórmula (IA) o (IB), R8 puede ser H, y P4 puede ser un grupo protector de hidroxilo (p. ej., un sililo).
En la fórmula (IA) o (IB), cada P3 puede ser independientemente un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IC), P3 puede ser H o un grupo protector de hidroxilo (p. ej., un sililo).
En la fórmula (IA), (IB), (IC), o (ID), P1 puede ser un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IA) o (IB), X puede ser O. En la fórmula (IA), (IB), (IC), o (ID), P2 es un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IA), (IB), (IC), o (ID), X puede ser N, y P1 y P2, junto con los átomos a los que está ligado cada uno, se pueden combinar para formar un aminal.
El método puede implicar además oxidar el compuesto de fórmula (IB) (p. ej., cuando R8 es H) con un catalizador de metátesis de olefinas, p. ej., al hacer reaccionar con un agente oxidante capaz de oxidar un alcohol hasta un grupo carbonilo (p. ej., peryodinano de Dess-Martin). Si P4 es un grupo protector de hidroxilo (p. ej., un sililo) en el compuesto de fórmula (IB), este compuesto se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo antes de oxidar el compuesto de fórmula (IB).
Producir el compuesto de fórmula (IB) a partir del compuesto de fórmula (IA) puede implicar hacer reaccionar el compuesto de fórmula (IA) con un catalizador de metátesis de olefinas.
La producción del compuesto de fórmula (IC) puede incluir oxidar el compuesto de fórmula (IB), donde, en el compuesto de fórmula (IB), R8 es H, y P4 es H, p. ej., al hacer reaccionar el compuesto de fórmula (IB) con un agente oxidante capaz de oxidar un alcohol hasta un grupo carbonilo (p. ej., peryodinano de Dess-Martin).
La producción del compuesto de fórmula (ID) puede incluir hacer reaccionar el compuesto de fórmula (IC) con un agente reductor de 1,4. El compuesto de fórmula (ID), en la que cada P3 es independientemente un grupo protector de hidroxilo, se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo para proporcionar el compuesto de fórmula (ID), en la que cada P3 es H o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal.
En la fórmula (ID), ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se pueden combinar para formar cetal. En la fórmula (ID), P1 puede ser H. En la fórmula (ID), X puede ser O, y P2 puede ser H. La producción de eribulina o mesilato de eribulina a partir del compuesto de fórmula (ID) puede incluir aminar el compuesto de fórmula (ID).
En la fórmula (ID), X y P2 se pueden combinar para formar un amino enmascarado. La producción de eribulina o mesilato de eribulina a partir del compuesto de fórmula (ID) puede implicar hacer reaccionar el compuesto de fórmula (ID) con un agente desenmascarante de amino.
El mesilato de eribulina se puede producir al salificar eribulina con ácido metanosulfónico.
En otra realización del segundo aspecto, el método implica:
(A) producir un compuesto de fórmula (IIIB) a partir del compuesto de fórmula (IIIA), teniendo el compuesto de fórmula (IIIA) la siguiente estructura:

donde
(i) R1 es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace; o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
X3 es oxo, o X3 se combina con el átomo de carbono al que está ligado para formar un cetal, un tiocetal o -(CH(OP5))-, donde P5 es H o un grupo protector de hidroxilo; cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico;
o
X es N, y
Pi es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo;
teniendo el compuesto de fórmula (IIIB) la siguiente estructura:

(B) producir un compuesto de fórmula (ID) a partir del compuesto de fórmula (IIIB), teniendo el compuesto de fórmula (ID) la siguiente estructura:

y
(C) producir eribulina o mesilato de eribulina a partir del compuesto de fórmula (ID).
En la fórmula (IIIA) o (IIIB), P4 puede ser un grupo protector de hidroxilo (p. ej., un sililo). En la fórmula (IIIA) o (IIIB), R1 y R2 pueden formar un enlace, y R3 puede ser H. En la fórmula (IIIA) o (IIIB), X3 se puede combinar con el átomo de carbono al que está ligado para formar -(CH(OP5))-. En particular, en la fórmula (IIIA) o (IIIB), P5 puede ser H. En la fórmula (IIIA) o (IIIB), P1 puede ser un grupo protector de hidroxilo (p. ej., sililo). En la fórmula (IIIA) o (IIIB), P2 puede ser un grupo protector de hidroxilo. En la fórmula (IIIA), (IIIB), o (ID), ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se pueden combinar para formar cetal.
La producción del compuesto de fórmula (IIIB) puede implicar hacer reaccionar el compuesto de fórmula (IIIA) con un catalizador de metátesis de olefinas.
La producción del compuesto de fórmula (ID) puede implicar oxidar (p. ej., al hacer reaccionar con un agente oxidante capaz de oxidar un alcohol hasta un grupo carbonilo) el compuesto de fórmula (IIIB), donde, en el
compuesto de fórmula (IIIB), X3, junto con el átomo de carbono al que está ligado, forma -(CH(OP5))-, donde P5 es H.
La producción del compuesto de fórmula (ID) también puede implicar hacer reaccionar el compuesto de fórmula (IIIB), donde, en el compuesto de fórmula (IIIB), P4 es un grupo protector de hidroxilo, y R4 y R5 se combinan para formar un doble enlace, con un agente de retirada del grupo protector de hidroxilo.
En la fórmula (ID), ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se pueden combinar para formar cetal. En la fórmula (ID), P1 puede ser H. En la fórmula (ID), X puede ser O, y P2 puede ser H. La producción de eribulina o mesilato de eribulina a partir del compuesto de fórmula (ID) puede incluir aminar el compuesto de fórmula (ID).
En la fórmula (ID), X y P2 se pueden combinar para formar un amino enmascarado. La producción de eribulina o mesilato de eribulina a partir del compuesto de fórmula (ID) puede implicar hacer reaccionar el compuesto de fórmula (ID) con un agente de desenmascaramiento de amino.
El mesilato de eribulina se puede producir al salificar eribulina con ácido metanosulfónico.
En otro aspecto, la invención proporciona compuestos de fórmulas (IA), (IB), (IC), (IIIA) y (IIIB). Un compuesto de este aspecto es un compuesto de fórmula (IA) o (IB):

o una de sus sales,
donde
R1 es H o -CH2X1CH2CH=CH2, donde X1 es O, -C(R9)2- o NP5, y donde cada R9 es independientemente H o -COOR10, P5 es un grupo protector de N, y R10 es alquilo C1-6;
(a1) R2 es H o un grupo protector de hidroxilo, R3 es éster alquílico C1-6, y R4 es H;
(a2) R2 es H o un grupo protector de hidroxilo, y R3 y R4 se combinan para formar un doble enlace;
o
(a3) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace;
o
(b2) R5 y R6 se combinan para formar un enlace, y R7 es H;
(c1) R8 es H, y P4 es H o un grupo protector de hidroxilo;
o
(c2) R8 y P4 se combinan para formar un doble enlace;
cada P3 es independientemente H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo, o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
Un compuesto de este aspecto es un compuesto de fórmula (IC):

o una de sus sales,
donde
cada P3 es independientemente un grupo protector de hidroxilo; y
X es O, P1 es un grupo protector de hidroxilo, y P2 es H o un grupo protector de hidroxilo; o
P1 es un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado.
Un compuesto de este aspecto es un compuesto de fórmula (IIIA) o (IIIB):

o una de sus sales,
donde
(i) Ri es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace; o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
X3 es oxo, o X3 se combina con el átomo de carbono al que está ligado para formar un cetal, un tiocetal o -(CH(OP5))-, donde P5 es H o un grupo protector de hidroxilo;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
Definiciones
Compuestos útiles en la invención puede ser compuestos marcados isotópicamente. Isótopos útiles incluyen hidrógeno, carbono, nitrógeno y oxígeno (p. ej., 2H, 3 H, 13C, 14C, 15N, 18O y 17O). Los compuestos marcados isotópicamente se pueden preparar al sintetizar un compuesto usando un reactivo marcado isotópicamente fácilmente disponible en lugar de un reactivo no marcado isotópicamente.
Para cualquiera de las siguientes definiciones químicas, un número que sigue a un símbolo atómico indica el número total de átomos de ese elemento que está presente en un resto químico particular. Como se entenderá, otros átomos, tales como átomos de hidrógeno, o grupos sustituyentes, según se describe en la presente, pueden estar presentes, según sea necesario, para satisfacer las valencias de los átomos. Por ejemplo, un grupo alquilo C2 no
sustituido tiene la fórmula -CH2CH3. Cuando se use con los grupos definidos en la presente, una referencia al número de átomos de carbono incluye el carbono divalente en grupos acetal y cetal pero no incluye el carbono carbonílico en grupos acilo, éster, carbonato o carbamato. Una referencia al número de átomos de oxígeno, nitrógeno o azufre es un grupo heteroarilo solo incluye los átomos que forman parte de un anillo heterocíclico.
Por "acetal" se entiende -O-(CHR)-O-, sonde R es H, alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido.
Por "acilo" se entiende -C(O)R, donde R es H, alquilo, alquenilo, arilo o arilalquilo. En grupos acilo ejemplares, R es H, alquilo C1-12 (p. ej., alquilo C1-8, C1-6, C1-4, C2-7, C3-12 o C3-6), alquenilo C2-12 (p. ej., alquenilo C2-8, C2-6, C2-4, C3-12 o C3-6), arilo C6-20 (p. ej., arilo C6-15, C6-10, C8-20 o C8-15), heteroarilo C1-6 monocíclico (p. ej., heteroarilo C1-4 o C2-6 monocíclico), heteroarilo C4-19 (p. ej., heteroarilo C4-10), aril(C6-15)-alquilo(C1-6), heteroaril(C1-6)-alquilo(C1-6) o heteroaril(C4-19)-alquilo(C1-6). Según se define en la presente, cualquier grupo heteroarilo presente en un grupo acilo tiene de 1 a 4 heteroátomos seleccionados independientemente de O, N y S. Un grupo acilo puede no estar sustituido o estar sustituido (p. ej., acilo opcionalmente sustituido). En el grupo acilo opcionalmente sustituido, el sustituyente R es H, alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido.
Por "agente acilante" se entiende un compuesto que reacciona con una amina o un grupo hidroxilo para producir una amida o un éster, respectivamente. Un agente acilante tiene una fórmula R-LG, donde R es acilo y LG es halógeno, carbonato o -OR', donde R' es acilo.
Por "alcóxido" se entiende un compuesto aniónico RO-, donde R es alquilo. Un ion conjugado para el alcóxido puede ser un catión de metal alcalino, un catión de metal alcalinotérreo o un catión tetraalquilamonio. El alcóxido puede estar opcionalmente sustituido del mismo modo que el alquilo.
Por "alcoxi" se entiende -OR, donde R es alquilo. El alcoxi puede estar opcionalmente sustituido del mismo modo que el alquilo.
Por "alcoxialquilo" se entiende -OR, donde R es alquilo sustituido con alcoxi. Cada porción del alcoxialquilo puede estar opcionalmente sustituida del mismo modo que el alquilo.
Por "alquilo" se entiende un grupo hidrocarbonado cíclico (es decir, cicloalquilo) o acíclico de cadena lineal o ramificada de 1 a 12 carbonos, a menos que se especifique otra cosa. Grupos alquilo ejemplares incluyen alquilo C1-8, C1-6, C1-4, C2-7, C3-12 y C3-6. Ejemplos específicos incluyen metilo, etilo, 1 -propilo, 2-propilo, 2-metil-1 -propilo, 1-butilo, 2-butilo, y similares. El grupo alquilo puede estar opcionalmente sustituido con 1, 2, 3 o 4 sustituyentes seleccionados del grupo que consiste en halógeno, alcoxi, ariloxi, arilalquiloxi, oxo, alquiltio, alquilenditio, alquilamino, [alqueniljalquilamino, [ariljalquilamino, [arilalquiljalquilamino, dialquilamino, sililo, sulfonilo, ciano, nitro, carboxilo y azido.
Por "alquilamino" se entiende -NHR, donde R es alquilo. Por "[alqueniljalquilamino" se entiende -NRR', donde R es alquilo y R' es alquenilo. Por "[ariljalquilamino" se entiende -NRR', donde R es alquilo, y R' es arilo. Por "[arilalquiljalquilamino" se entiende -NRR', donde R es alquilo, y R' es arilalquilo. Por "dialquilamino" se entiende -NR2, donde cada R es alquilo, seleccionado independientemente.
Por "alquileno" se entiende un grupo alquilo divalente. Los grupos alquileno pueden estar opcionalmente sustituidos del mismo modo que los grupos alquilo. Por ejemplo, un grupo alquileno C1 es -CH2-.
Por "alquilenditio" se entiende -S-alquilen-S-. El alquilenditio puede estar opcionalmente sustituido del mismo modo que un grupo alquileno.
Por "alquiltio" se entiende -SR, donde R es alquilo. El alquiltio puede estar opcionalmente sustituido del mismo modo que un grupo alquilo.
Por "alquenilo" se entiende un grupo hidrocarbonado cíclico o acíclico de cadena lineal o ramificada de, a menos que se especifique otra cosa, 2 a 12 carbonos y que contiene uno o más dobles enlaces carbono-carbono. Grupos alquenilo ejemplares incluyen alquenilo C2-8, C2-7, C2-6, C2-4, C3-12 y C3-6. Ejemplos específicos incluyen etenilo (es decir, vinilo), 1-propenilo, 2-propenilo (es decir, alilo), 2-metil-1-propenilo, 1 -butenilo, 2-butenilo (es decir, crotilo), y similares. El grupo alquenilo puede estar opcionalmente sustituido del mismo modo que los grupos alquilo. Los grupos alquenilo, usados en cualquier contexto en la presente, también puede estar sustituido con un grupo arilo. Por "amido" se entiende -NHR, donde R es acilo. El amido puede estar opcionalmente sustituido del mismo modo que el acilo.
Por "aminal" se entiende -O-CR2-NR'-, donde cada R es independientemente H, alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido, o ambos
grupos R son conjuntamente alquileno opcionalmente sustituido, y R' es H o un grupo protector de N. En particular, R' puede ser un grupo protector de N (p. ej., Boc).
Por "amino" se entiende -NR2, donde N y R2 se combinan para formar azido, o cada R es independientemente H o un grupo protector de N, o ambos R se combinan para formar un grupo protector de N. El amino puede estar desenmascarado, cuando cada R sea H, o enmascarado, cuando al menos un R no sea H. Así, el amino opcionalmente enmascarado puede ser amino enmascarado o desenmascarado.
Por "arilo" se entiende un sistema anular monocíclico o multicíclico que tiene uno o más anillos aromáticos, donde el sistema anular es carbocíclico o heterocíclico. Los grupos arilo heterocíclicos también se denominan grupos heteroarilo. Un grupo heteroarilo incluye de 1 a 4 átomos seleccionados independientemente de O, N y S. Grupos arilo carbocíclicos ejemplares incluyen arilo C6-20, C6-15, C6-10, C8-20 y C8-15. Un grupo arilo preferido es un grupo arilo C6-10. Ejemplos específicos de grupos arilo carbocíclico incluyen fenilo, indanilo, indenilo, naftilo, fenantrilo, antracilo y fluorenilo. Grupos heteroarilo ejemplares incluyen anillos monocíclicos que tienen de 1 a 4 heteroátomos seleccionados independientemente de O, N y S y de 1 a 6 carbonos (p. ej., C1-6, C1-4, y C2-6). Grupos heteroarilo monocíclicos incluyen preferiblemente de 5 a 9 miembros de anillo. Otros grupos heteroarilo incluyen preferiblemente de 4 a 19 átomos de carbono (p. ej., C4-10). Ejemplos específicos de grupos heteroarilo incluyen piridinilo, quinolinilo, dihidroquinolinilo, isoquinolinilo, quinazolinilo, dihidroquinazolilo y tetrahidroquinazolilo. El grupo arilo puede estar opcionalmente sustituido con 1, 2, 3, 4 o 5 sustituyentes seleccionados del grupo que consiste en alquilo, alquenilo, arilo, arilalquilo, halógeno, alcoxi, ariloxi, arilalquiloxi, alquiltio, alquilenditio, alquilamino, [alquenil]alquilamino, [aril]alquilamino, [arilalquil]alquilamino, dialquilamino, sililo, sulfonilo, ciano, nitro, carboxilo y azido.
Por "arilalquilo" se entiende -R'R", donde R' es alquileno y R" es arilo. El arilalquilo puede estar opcionalmente sustituido del mismo modo que se define para cada grupo R' y R".
Por "arilalquiloxi" se entiende -OR, donde R es arilalquilo. El arilalquiloxi puede estar opcionalmente sustituido del mismo modo que se define para el arilalquilo.
Por "ariloxi" se entiende -OR, donde R es arilo. El ariloxi puede estar opcionalmente sustituido del mismo modo que el arilo.
Por "azido" se entiende -N3.
Por "boronato" se entiende -OBRO-, donde R es alquilo, alquenilo, arilo, arilalquilo, alcoxi o 2,6-diacetamidofenilo. El boronato puede estar sustituido, cuando R sea un alquilo sustituido, alquenilo sustituido, arilo sustituido, arilalquilo sustituido o alcoxi sustituido. Alternativamente, el boronato puede no estar sustituido, cuando R sea alquilo no sustituido, alquenilo no sustituido, arilo, arilalquilo no sustituido, alcoxi no sustituido o 2,6-diacetamidofenilo.
Por "carbamato" se entiende un grupo, cuando es un grupo protector de hidroxilo, que tiene la fórmula -OC(O)NR2, o, cuando es un grupo protector de amina, que tiene la fórmula -NR'-C(O)OR, donde cada R y R' es independientemente H, alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido.
Por "carbonato" se entiende -OC(O)OR, donde R es alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido.
Por "carbonilo" se entiende -C(O)-.
Por "carboxilo" se entiende -C(O)OH, en forma ácida libre, ionizada o salina.
Por "ácido carboxílico" se entiende R-OH, donde R es acilo opcionalmente sustituido.
Por "anhídrido de ácido carboxílico" se entiende R-O-R, donde cada R es independientemente acilo opcionalmente sustituido.
Por "dicarbonilo" se entiende -C(O)-C(O)-.
Por "éster" se entiende -OC(O)R, donde -C(O)R es un grupo acilo opcionalmente sustituido.
Por "éter" se entiende -OR, donde R es alquilo, alquenilo, arilalquilo, sililo o 2-tetrahidropiranilo. El éter puede estar opcionalmente sustituido según se define para cada grupo R.
Por "halógeno" se entiende fluoro, cloro, bromo o yodo.
Por "grupo protector de hidroxilo" se entiende cualquier grupo capaz de proteger al átomo de oxígeno al que está ligado de la reacción o la unión. Grupos protectores de hidroxilo son conocidos en la técnica, p. ej., según se describe en Wuts, Greene's Protective Groups in Organic Synthesis, Wiley-Interscience, 4a Edición, 2006. Grupos protectores ejemplares (con el átomo de oxígeno al que están ligados) se seleccionan independientemente del grupo que consiste en ésteres, carbonatos, carbamatos, sulfonatos y éteres. En grupos protectores de hidroxilo de éster ejemplares, R del grupo acilo es alquilo C1-12 (p. ej., alquilo C1-8, C1-6, C1-4, C2-7, C3-12 y C3-6), alquenilo C2-12 (p. ej., alquenilo C2-8, C2-6, C2-4, C3-12 y C3-6), arilo C6-20 carbocíclico (p. ej., arilo C6-15, C6-10, C8-20 y C8-15), heteroarilo C1-6 monocíclico (p. ej., heteroarilo C1-4 y C2-6), heteroarilo C4-19 (p. ej., heteroarilo C4-10), aril(C6-15)-alquilo(C1-6), heteroaril(C4-19)-alquilo(C1-6) o heteroaril(C1-6)-alquilo(C1-6). Ejemplos específicos de grupos acilo para el uso en ésteres incluyen formilo, benzoilformilo, acetilo (p. ej., no sustituido o cloroacetilo, trifluoroacetilo, metoxiacetilo, trifenilmetoxiacetilo y p-clorofenoxiacetilo), 3-fenilpropionilo, 4-oxopentanoílo, 4,4-(etilenditio)pentanoílo, pivaloílo (Piv), vinilpivaloílo, crotonoílo, 4-metoxi-crotonoílo, naftoílo (p. ej., 1- o 2-naftoílo) y benzoílo (p. ej., no sustituido o sustituido, p. ej., p-metoxibenzoílo, ftaloílo (incluyendo sales, tales como una trietilamina y potasio), p-bromobenzoílo y 2,4,6-trimetilbenzoílo). Según se define en la presente, cualquier grupo heteroarilo presente en un grupo éster tiene de 1 a 4 heteroátomos seleccionados independientemente de O, N y S. En grupos protectores de hidroxilo de carbonato ejemplares, R es alquilo C1-12 (p. ej., alquilo C1-8, C1-6, C1-4, C2-7, C3-12 y C3-6), alquenilo C2-12 (p. ej., alquenilo C2-8, C2-6, C2-4, C3-12 y C3-6), arilo C6-20 carbocíclico (p. ej., arilo C6-15, C6-10, C8-20 y C8-15), heteroarilo C1-6 monocíclico (p. ej., heteroarilo C1-4 y C2-6), heteroarilo C4-19 (p. ej., heteroarilo C4-10), aril(C6-15)-alquilo(C1-6), heteroaril(C4-19)-alquilo(C1-6) o heteroaril(C1-6)-alquilo(C1-6). Ejemplos específicos incluyen metilo, 9-fluorenilmetilo, etilo, 2,2,2-tricloroetilo, 2-(trimetilsilil)etilo, 2-(fenilsulfonil)etilo, vinilo, alilo, t-butilo, p-nitrobencilo y carbonatos de bencilo. Según se define en la presente, cualquier grupo heteroarilo presente en un grupo carbonato tiene de 1 a 4 heteroátomos seleccionados independientemente de O, N y S. En grupos protectores de hidroxilo de carbamato ejemplares, cada R es independientemente H, alquilo C1-12 (p. ej., alquilo C1-8, C1-6, C1-4, C2-7, C3-12 y C3-6), alquenilo C2-12 (p. ej., alquenilo C2-8, C2-6, C2-4, C3-12 y C3-6), arilo C6-20 carbocíclico (p. ej., arilo C6-15, C6-10, C8-20 y C8-15), heteroarilo C1-6 monocíclico (p. ej., heteroarilo C1-4 y C2-6), heteroarilo C4-19 (p. ej., heteroarilo C4-10), aril(C6-15)-alquilo(C1-6), heteroaril(C4-19)-alquilo(C1-6) o heteroaril(C1-6)-alquilo(C1-6). Ejemplos específicos incluyen carbamatos de N-fenilo y N-metil-N-(o-nitrofenilo). Según se define en la presente, cualquier grupo heteroarilo presente en un grupo carbamato tiene de 1 a 4 heteroátomos seleccionados independientemente de O, N y S. Grupos protectores de hidroxilo de éter ejemplares incluyen alquilo C1-12 (p. ej., alquilo C1-8, C1-6, C1-4, C2-7, C3-12 y C3-6), alquenilo C2-12 (p. ej., alquenilo C2-8, C2-6, C2-4, C3-12 y C3-6), aril(C6-15)-alquilo(C1-6), heteroaril(C4-19)-alquilo(C1-6), heteroaril(C1-6)-alquilo(C1-6), alcoxi(C1-6)-alquilo(C1-6), alquiltio(C1-6)-alquilo(C1-6), aril(C6-10)-alcoxi(C1-6)-alquilo(C1-6) y sililo (p. ej., tri(alquil C1-e)sililo, tri(aril C6-10 o heteroaril C1-6)sililo, di(aril C6-10 o heteroaril C1-6)(alquil C1-6)sililo y (aril C6-10 o heteroaril C1-6)di(alquil C1-6)sililo). Ejemplos específicos de éteres alquílicos incluyen metilo y t-butilo, y un ejemplo de un éster alquenílico es alilo. Se pueden usar grupos protectores de hidroxilo de éter para proteger un grupo carboxilo (p. ej., con un alquilo C1-12 (p. ej., alquilo C1-8, C1-6, C1-4, C2-7, C3-12 y C3-6), aril(C6-15)-alquilo(C1-6), alcoxi(C1-6)-alquilo(C1-6), alquiltio(C1-6)-alquilo(C1-6) o aril(C6-10)alcoxi(C1-6)alquilo(C1-6)). Ejemplos de alcoxialquilos y alquiltioalquilos que se pueden usar como grupos protectores de hidroxilo de éter incluyen metoximetilo, metiltiometilo, (2-metoxietoxi)metilo y p-(trimetilsilil)etoximetilo. Ejemplos de grupos arilalquilo que se pueden usar como grupos protectores de hidroxilo de éter incluyen éteres bencílico, p-metoxibencílico (MPM), 3,4-dimetoxibencílico, trifenilmetílico (tritílico), o-nitrobencílico, p-nitrobencílico, p-halobencílico, 2,6-diclorobencílico, pcianobencílico, naftilmetilílico y 2- y 4-picolílico. Ejemplos específicos de éteres silílicos incluyen éteres trimetilsilílico (TMS), trietilsilílico (TES), t-butildimetilsilílico (TBS), t-butildifenilsilílico (TBDPS), triisopropilsilílico (TIPS) y trifenilsilílico (TPS). Un ejemplo de un éter arilalquiloxialquílico es éter benciloximetílico. Según se define en la presente, cualquier grupo heteroarilo presente en un grupo éter tiene de 1 a 4 heteroátomos seleccionados independientemente de O, N y S. Los dioles vecinales o 1,3 se pueden proteger con un grupo protector de diol (p. ej., para producir un "diol protegido cíclico"), tal como acetal (p. ej., que contiene alquileno C1-6), cetal (p. ej., que contiene alquileno C3-6 o cicloalquilo C3-6), silileno cíclico, carbonato cíclico y boronato cíclico. Ejemplos de grupos acetal y cetal incluyen metilendioxo, etilidendioxo, bencilidendioxo, isopropilidendioxo, ciclohexilidendioxo y ciclopentilidendioxo. Un ejemplo de un silileno cíclico es di-t-butilsilileno. Otro grupo protector de diol es 1,1,3,3-tetraisopropilsiloxanodiílo. Ejemplos de boronatos cíclicos incluyen boronatos de metilo, etilo, fenilo y 2,6-diacetamidofenilo. Los grupos protectores pueden estar sustituido como se sabe en la técnica; por ejemplo, grupos arilo y arilalquilo, tales como fenilo, bencilo, naftilo o piridinilo, pueden estar sustituido con alquilo C1-6, alcoxi C1-6, nitro, ciano, carboxilo o halógeno. Los grupos alquilo, tales como grupos metilo, etilo, isopropilo, n-propilo, t-butilo, nbutilo y sec-butilo, y los grupos alquenilo, tales como vinilo y alilo, también pueden estar sustituidos con grupos oxo, arilsulfonilo, halógeno y trialquilsililo. Grupos protectores preferidos son TBS y Piv. Los grupos protectores que son ortogonales se retiran bajo diferentes condiciones, como se sabe en la técnica.
Por "imido" se entiende -NR2, donde cada R es independientemente acilo opcionalmente sustituido.
Por "cetal" se entiende -O-CR2-O-, donde cada R es independientemente alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido, o ambos grupos R son conjuntamente alquileno opcionalmente sustituido.
Por "macrociclación" se entiende una reacción que convierte un compuesto no macrocíclico en un compuesto que contiene al menos un anillo de n miembros, donde n es igual a o mayor que 16.
Por "no enolizable" se entiende un grupo que, bien solo o bien en combinación con un grupo al que está ligado, no puede formar un enol a través de una secuencia de desprotonación/reprotonación. Por ejemplo, un "alquilo no enolizable" puede estar unido a un grupo sulfona o a un grupo carbonilo a través de un átomo de carbono cuaternario (es decir, el átomo de carbono que no está unido a un átomo de hidrógeno).
Por "no macrocíclico" se entiende un compuesto que no contiene anillos o que contiene uno o más anillos de m miembros, donde m es menor que o igual a 15.
Por "grupo protector de N" se entiende un grupo que protege un átomo de nitrógeno en una molécula de la participación en una o más reacciones no deseables durante la síntesis química (p. ej., reacciones de oxidación, o ciertas sustituciones nucleófilas y electrófilas). Grupos protectores de N usados comúnmente se divulgan en Wuts, Greene's Protective Groups in Organic Synthesis, Wiley-Interscience, 4a Edición, 2006. Grupos protectores de N ejemplares incluyen acilo (p. ej., formilo, acetilo, trifluoroacetilo, propionilo, pivaloílo, t-butilacetilo, 2-cloroacetilo, 2-bromoacetilo, trifluoroacetilo, tricloroacetilo, ftalilo, o-nitrofenoxiacetilo, a-clorobutirilo, benzoílo, 4-clorobenzoílo y 4-bromobenzoílo); grupos que contienen sulfonilo (p. ej., bencenosulfonilo, p-toluenosulfonilo, o-nitrobencenosulfonilo, y p-nitrobencenosulfonilo); grupos formadores de carbamato (p. ej., benciloxicarbonilo, p-clorobenciloxicarbonilo, pmetoxibenciloxicarbonilo, p-nitrobenciloxicarbonilo, 2-nitrobenciloxicarbonilo, p-bromobenciloxicarbonilo, 3,4-dimetoxibenciloxicarbonilo, 3,5-dimetoxibenciloxicarbonilo, 2,4-dimetoxibenciloxicarbonilo, 4-metoxibenciloxicarbonilo, 2-nitro-4,5-dimetoxibenciloxicarbonilo, 3,4,5-trimetoxibenciloxicarbonilo, 1 -(p-bifenilil)-lmetiletoxicarbonilo, a,a-dimetil-3,5-dimetoxibenciloxicarbonilo, benzhidriloxicarbonilo, t-butiloxicarbonilo, diisopropilmetoxicarbonilo, isopropiloxicarbonilo, etoxicarbonilo, metoxicarbonilo, aliloxicarbonilo, 2,2,2,-tricloroetoxicarbonilo, fenoxicarbonilo, 4-nitrofenoxicarbonilo, fluorenil-9-metoxicarbonilo, ciclopentiloxicarbonilo, adamantiloxicarbonilo, ciclohexiloxicarbonilo y feniltiocarbonilo), arilalquilo (p. ej., trifenilmetilo); grupos sililo (p. ej., trimetilsililo); y grupos formadores de imina (p. ej., difenilmetileno). Grupos protectores de N preferidos son acetilo, benzoílo, fenilsulfonilo, p-toluenosulfonilo, p-nitrobencenosulfonilo, o-nitrobencenosulfonilo, t-butiloxicarbonilo (Boc) y benciloxicarbonilo (Cbz).
Por "1,3-oxazolidin-2-on-5-ilo" se entiende 1,3-oxazolidin-2-on-5-ilo, en el que el átomo de nitrógeno está sustituido con H o un grupo protector de N (p. ej., Boc).
Por "oxo" o (O) se entiende =O.
Por "sal farmacéuticamente aceptable" se entiende una sal dentro del alcance del juicio médico razonable, adecuada para el uso en contacto con los tejidos de seres humanos y animales sin toxicidad, irritación, respuesta alérgica y similares excesivos y acorde con una relación beneficio/riesgo razonable. Sales farmacéuticamente aceptables son muy conocidas en la técnica. Por ejemplo, sales farmacéuticamente aceptables se describen en: Berge y cols., J. Pharmaceutical Sciences 66:1-19, 1977 y en Pharmaceutical Salts: Properties, Selection, and Use, (Eds. P.H. Stahl y C.G. Wermuth), Wiley-VCH, 2008. Sales por adición de ácido representativas incluyen sales de acetato, adipato, alginato, ascorbato, aspartato, bencenosulfonato, benzoato, bisulfato, borato, butirato, canforato, canforsulfonato, citrato, ciclopentanopropionato, digluconato, dodecilsulfato, etanosulfonato, fumarato, glucoheptonato, glicerofosfato, hemisulfato, heptonato, hexanoato, hidrobruro, hidrocloruro, hidroyoduro, 2-hidroxietanosulfonato, lactobionato, lactato, laurato, laurilsulfato, malato, maleato, malonato, metanosulfonato, 2-naftalenosulfonato, nicotinato, nitrato, oleato, oxalato, palmitato, pamoato, pectinato, persulfato, 3-fenilpropionato, fosfato, picrato, pivalato, propionato, estearato, succinato, sulfato, tartrato, tiocianato, toluenosulfonato, undecanoato, valerato y similares. Una sal preferida es la sal de mesilato.
Por "sililo" se entiende -SiR3, donde cada R es independientemente alquilo, alquenilo, arilo o arilalquilo. Ejemplos de grupos sililo incluyen tri(alquil C1-6)sililo, tri(aril C6-10 o heteroaril C1-6)sililo, di(aril C6-10 o heteroaril C1-6)(alquil C1-6)sililo y (aril C6-10 o hereroaril C1-6)di(alquil C1-6)sililo. Se entenderá que, cuando un grupo sililo incluye dos o más grupos alquilo, alquenilo, arilo, heteroarilo o arilalquilo, estos grupos se seleccionan independientemente. Según se define en la presente, cualquier grupo heteroarilo presente en un grupo sililo tiene de 1 a 4 heteroátomos seleccionados independientemente de O, N y S. El sililo puede estar opcionalmente sustituido del mismo modo que se define para cada grupo R.
Por "silileno" se entiende -SiR2-, donde cada R es independientemente alquilo, alquenilo, arilo, arilalquilo o alcoxi. Por "dialquilsilileno" se entiende un silileno donde cada R es alquilo. El silileno puede estar opcionalmente sustituido del mismo modo que se define para cada grupo R.
Por "base fuerte" se entiende una base de Bronsted, cuyo ácido conjugado tiene un pKa que es mayor que o igual a 13. Ejemplos no limitativos de bases fuertes incluyen alquilmetales alcalinos (p. ej., butil-litio o base de Schlosser), reactivos de Grignard (p. ej., haluro de alquilmagnesio), alcóxidos (p. ej., alcóxidos terciarios, tales como t-butóxido), amidas (p. ej., diisopropilamida, tetrametilpiperidida o bis(trimetilsilil)amida) y bases de fosfaceno (p. ej., base de Schwesinger).
Por "sulfonamida" se entiende -NR, donde R es sulfonilo.
Por "sulfonato" se entiende -OS(O)2R, donde R es alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido. En sulfonatos ejemplares, R es alquilo C1-12 (p. ej., alquilo C1-8, C1-6, C1-4, C2-7, C3-12 o C3-6), alquenilo C2-12 (p. ej., alquenilo C2-8, C2-6, C2-4, C3-12 o C3-6), arilo C6-20 carbocíclico (p. ej., arilo C6-15, C6-10, C8-20 o C8-15), heteroarilo C1-6 monocíclico (p. ej., heteroarilo C1-4 y C2-6), heteroarilo C4-19 (p. ej., heteroarilo C4-10), aril(C6-15)-alquilo(C1-6), heteroaril(C4-19)-alquilo(C1-6) o heteroaril(C1-6)-alquilo(C16). Según se define en la presente, cualquier grupo heteroarilo presente en un grupo sulfonato tiene de 1 a 4 heteroátomos seleccionados independientemente de O, N y S.
Por "sulfonilo" se entiende -S(O)2R, donde R es alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido, arilalquilo opcionalmente sustituido o sililo. Grupos R preferidos para el sulfonilo son los mismos que los descritos anteriormente para sulfonatos.
Por "tioacetal" se entiende -S-(CHR)-S-, donde R es H, alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido.
Por "tiocetal" se entiende -S-(CR2)-S-, donde cada R es independientemente alquilo opcionalmente sustituido, alquenilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido.
Por "triflato" se entiende trifluorometanosulfonato.
Los valores de pKa citados en la presente se refieren a los valores de pKa de un ácido de Bronsted conjugado en agua a temperatura ambiente, a menos que se indique otra cosa.
Breve Descripción de los Dibujos
La Figura 1 es un esquema que muestra la preparación de eribulina a través de una macrociclación por formación de enlace C.15-C.16.
La Figura 2 es un esquema que muestra la preparación de eribulina a través de una macrociclación por formación de enlace C.2-C.3.
La Figura 3 es un esquema que muestra la preparación de eribulina a través de una macrociclación por formación de enlace C.3-C.4.
La Figura 4 es un esquema que muestra la preparación de eribulina a través de una macrociclación por formación de enlace C.19-C.20.
La Figura 5 es un esquema que muestra la preparación de eribulina a través de una macrociclación por formación de enlace C.0-C.1.
La Figura 6 es un esquema que muestra la preparación de eribulina a través de una macrociclación por formación de enlace C.26-C.27.
La Figura 7 es una representación de un cocristal de pivalato de 2-((2R,3S,3aS,4aS,7R,8aR,9S,9aS)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-3,9-dihidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo y su epímero C3.
Descripción Detallada
La presente descripción proporciona métodos para la síntesis de eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina) a través de macrociclaciones. Las macrociclaciones de la presente descripción implican someter a un producto intermedio no macrocíclico a una reacción de formación de enlace carbono-carbono (p. ej., metátesis catalítica de olefinas con cierre de anillo, una reacción de olefinación (p. ej., olefinación de Horner-Wadsworth-Emmons), reacción de Nozaki-Hiyama-Kishi o reacción de Dieckmann) para proporcionar un producto intermedio macrocíclico (p. ej., un compuesto de fórmula (IB), (IIB), (IIIB), (IVB), (VB) o (VIB)). La reacción de formación de enlace carbono-carbono proporciona un enlace C.0-C.1, C.2-C.3, C.3-C.4, C.15-C.16, C.19-C.20 o C.26-C.27 en la estructura de la eribulina o una de sus sales farmacéuticamente aceptables. El esquema de numeración de los átomos de carbono para la eribulina y sus sales farmacéuticamente aceptables se muestra en el Gráfico 1.
Gráfico 1

La descripción también proporciona productos intermedios en la síntesis de eribulina y métodos para preparar los mismos, según se describen en la presente.
Macrociclación con formación de Enlace C.15-C.16
La reacción de macrociclación de la descripción puede ser una reacción de formación de enlace carbono-carbono (p. ej., metátesis catalítica de olefinas con cierre de anillo (RCM)) que proporciona un enlace C.15-C.16 en la eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina). La secuencia sintética general que incluye RCM que se puede usar para preparar eribulina o una de sus sales farmacéuticamente aceptables (p. ej., una sal de mesilato) se muestra en la Figura 1. Según se muestra en la Figurea 1, el producto intermedio no macrocíclico en la síntesis de eribulina puede ser un compuesto de fórmula (IA):

donde
R1 es H o -CH2X1CH2CH=CH2, en donde X1 es O, -C(R9)2- o NP5, y donde cada R9 es independientemente H o -COOR10, P5 es un grupo protector de N grupo, y R10 es C1-6 alquil;
(a1) R2 es H o un grupo protector de hidroxilo, R3 es éter alquílico C1-6, y R4 es H;
(a2) R2 es H o un grupo protector de hidroxilo, y R3 y R4 se combinan para formar un doble enlace; o
(a3) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace;
o
(b2) R5 y R6 se combinan para formar un enlace, y R7 es H;
(c1) R8 es H, y P4 es H o un grupo protector de hidroxilo;
o
(c2 ) Rs y P4 se combinan para formar un doble enlace;
cada P3 es independientemente H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1 ,3 -oxazolidin-2 -on-5 -ilo.
Un producto intermedio en la síntesis de eribulina puede ser un compuesto de fórmula (IB), que se puede producir al hacer reaccionar el compuesto de fórmula (IA) con un catalizador de metátesis de olefinas (p. ej., un complejo de rutenio-carbeno). El compuesto de fórmula (IB) tiene la siguiente estructura:

donde todas las variables son como se definen para el compuesto de fórmula (IA).
Los catalizadores que se pueden usar para convertir el compuesto de fórmula (IA) en el compuesto de fórmula (IB) pueden ser conocidos en la técnica. Catalizadores de metátesis de olefinas incluyen complejos de Ru-carbeno (p. ej., catalizadores de Grubbs y Hoveyda-Grubbs).
El compuesto de fórmula (IB) se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo y, opcionalmente, un agente oxidante (p. ej., cunado R8 es H en el compuesto de fórmula (IB)) capaz de convertir un alcohol en un grupo carbonilo (p. ej., capaz de convertir un alcohol alílico en una enona) para proporcionar el compuesto de fórmula (IC):

donde Pi, P2, P3 y X son como se definen para el compuesto de fórmula (IB).
El agente de retirada del grupo protector de hidroxilo usado en la etapa de formación del compuesto de fórmula (IC) puede ser un ácido de Br0nsted (p. ej., un ácido carboxílico, tal como un ácido carboxílico que tiene un pKa de 4 ± 1).
El compuesto de fórmula (ID) se puede preparar a partir del compuesto de fórmula (IC) mediante una síntesis que implica hacer reaccionar el compuesto de fórmula (IC) con un agente reductor de 1,4 para proporcionar un compuesto de fórmula (ID):

donde Pi, P2 y X son como se definen para el compuesto de fórmula (IC); y
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal.
Los agentes reductores de 1,4 incluyen hidruros de cobre (I), que se pueden aislar (p. ej., reactivo de Stryker) o preparar in situ (p. ej., a partir de una sal de cobre (I) o cobre (II) y una fuente de hidruro). Cantidades catalíticas de una sal de cobre (sal bien de cobre (I) o bien de cobre (II)) en combinación con cantidades estequiométricas o superestequiométricas de una fuente de hidruro (p. ej., una sal de borohidruro, borano, PMHS o un hidrosilano (p. ej., Ph2SiH2)). Un ejemplo no limitativo de las condiciones de reacción que se puede usar para la conversión del compuesto de fórmula (IC) en el compuesto de fórmula (ID) se describe, p. ej., en Baker y cols., Org. Lett., 10:289-292, 2008, cuya divulgación se incorpora en la presente mediante referencia. Se pueden usar otros metales para catalizar la reducción en 1,4 del compuesto de fórmula (IC) para proporcionar el compuesto de fórmula (ID), p. ej., compuestos de Ru, Pd e Ir.
Si P1 es un grupo protector de hidroxilo en el compuesto de fórmula (ID), el compuesto de fórmula (ID) se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo para proporcionar:

donde
ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; y X es O, y cada uno de P1 y P2 es H,
o
P1 es H, y X y P2 se combinan para formar amino opcionalmente enmascarado.
El compuesto de fórmula (ID) (p. ej., el compuesto de fórmula (ID), en la que X es O, P2 es H, y ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede aminar para proporcionar eribulina, p. ej., usando sulfonilación seguida por el tratamiento con una fuente de nitrógeno (p. ej., amoníaco (p. ej., amoníaco acuoso) o ácido sulfámico). Cuando la fuente de nitrógeno no sea amoníaco o ácido sulfámico, se puede usar la puesta en contacto adicional con un agente enmascarante de amino para proporcionar eribulina. El compuesto de fórmula (ID), en la que P1 es un grupo protector de hidroxilo, se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo antes de la reacción de aminación. Alternativamente, el compuesto de fórmula (ID) (en la que P1 es H, X y P2 se combinan para formar un amino enmascarado, y ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede hacer reaccionar con un agente enmascarante de amino para proporcionar eribulina, según se describe en la presente memoria. A continuación, se puede producir mesilato de eribulina mediante la salificación de eribulina con ácido metanosulfónico. Los detalles de las reacciones de aminación y salificación se describen posteriormente.
El compuesto de fórmula (IA) se puede preparar a partir de un compuesto de fórmula (IE):

donde
R1 es H o -CH2X1CH2CHCH2, en donde X1 es O, -C(R9)2- o NP5, y donde cada R9 es independientemente H o -COOR10, P5 es un grupo protector de N, y R10 es alquilo C1-6;
(a1) R2 es H o un grupo protector de hidroxilo, R3 es éter alquílico C1-6, y R4 es H;
(a2) R2 es H o un grupo protector de hidroxilo, y R3 y R4 se combinan para formar un doble enlace;
o
(a3) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace;
o
(b2) R5 y R6 se combinan para formar un enlace, y R7 es H;
(c1) R8 es H, y P4 es H o un grupo protector de hidroxilo;
o
(c2) R8 y P4 se combinan para formar un doble enlace;
cada P3 es independientemente H o un grupo protector de hidroxilo;
Y es SO2R11 y R11 es arilo opcionalmente sustituido o alquilo no enolizable opcionalmente sustituido; o Y es COOR11, y R11 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido;
X3 es oxo, o X3, junto con el átomo de carbono al que está ligado, forma -(CH(OH))-; y X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
En algunas realizaciones, la preparación del compuesto de fórmula (IA) a partir del compuesto de fórmula (IE) implica una reacción de descarboxilación (cuando X3 es oxo y Y es COOR11) o una reacción de desulfonilación (cuando X3 es oxo y Y es SO2R11). Las condiciones para la reacción de descarboxilación o desulfonilación pueden ser las descritas en la presente. La preparación del compuesto de fórmula (IA) a partir del compuesto de fórmula (IE) puede implicar además oxidar el compuesto de fórmula (IE) (p. ej., el compuesto de fórmula (IE), en la que X3, junto con el átomo de carbono al que está ligado, forma -(CH(OH))-), p. ej., al poner en contacto con un agente oxidante capaz de oxidar un alcohol hasta un grupo carbonilo.
Macrociclación con formación de Enlace C.2-C.3
La reacción de macrociclación de la descripción puede ser una reacción de formación de enlace carbono-carbono (p. ej., reacción de Horner-Wadsworth-Emmons) que proporciona un enlace C.2-C.3 en eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina). La secuencia sintética general que incluye la reacción de Horner-Wadsworth-Emmons que se puede usar para preparar eribulina o una de sus sales farmacéuticamente
aceptables (p. ej., una sal de mesilato) se muestra en la Figura 2. Según se muestra en la Figura 2 , el producto intermedio no macrocíclico puede ser un compuesto de fórmula (IIA):

donde
cada R es independientemente alquilo opcionalmente sustituido o arilo opcionalmente sustituido;
(i) R1 es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace; o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo, o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1 ,3 -oxazolidin-2 -on-5 -ilo.
El producto intermedio en la síntesis de eribulina puede ser un compuesto de fórmula (IIB), que se puede producir a partir del compuesto de fórmula (IIA) usando la reacción de Horner-Wadsworth-Emmons. El compuesto de fórmula (IIB) tiene la siguiente estructura:

donde todas las variables son como se definen para el compuesto de fórmula (IIA).
Las condiciones de reacción que se pueden usar para convertir el compuesto de fórmula (IIA) en el compuesto de fórmula (IIB) incluyen las conocidas en la técnica para la reacción de Horner-Wadsworth-Emmons, p. ej., las condiciones de Masamune-Roush o el protocolo de Helquist. En particular, el compuesto de fórmula (IIA) se puede hacer reaccionar con una base orgánica (p. ej., una base orgánica cuyo ácido conjugado tiene un pKa de 11 ± 2 ) y un ácido de Lewis (p. ej., una sal de Li, Mg o Zn). Ejemplos no limitativos de una base orgánica que se pueden usar en la reacción de Horner-Wadsworth-Emmons incluyen trialquilaminas (p. ej., trietilamina o base de Hünig), DBU y DBN. Ejemplos no limitativos de ácidos de Lewis que se pueden usar en la reacción de Horner-Wadsworth-Emmons incluyen LiCl, Zn(OTf)2 y MgCl2.
El compuesto de fórmula (IIB) se puede convertir en un compuesto de fórmula (ID):

donde
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
Pi y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
En un ejemplo no limitativo, la síntesis del compuesto de fórmula (ID) a partir del compuesto de fórmula (IIB) puede implicar hacer reaccionar el compuesto de fórmula (IIB) (p. ej., el compuesto de fórmula (IIB), en la que P4 es un grupo protector, R1 y R2 forman un enlace, y R3 es H) con un agente de retirada del grupo protector de hidroxilo. El compuesto de fórmula (ID) (en la que X es O, P1 y P2 son H, y ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede aminar para proporcionar eribulina, según se describe en la presente. Alternativamente, el compuesto de fórmula (ID) (en la que P1 es H, X y P2 se combinan para formar un amino enmascarado, y ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede hacer reaccionar con un agente enmascarante de amino para proporcionar eribulina, según se describe en la presente. Se puede producir mesilato de eribulina mediante la salificación de eribulina, según se describe en la presente.
El compuesto de fórmula (IIA) se puede preparar a partir de un compuesto de fórmula (IIC):

donde
(i) R1 es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace; o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
R4 es OH, y R5 es H, o R4 y R5 se combinan para formar un doble enlace;
R6 es -OP5 o CH2P(O)(OR6)2, donde P5 es grupo protector de hidroxilo de éter, y cada R6 es independientemente alquilo opcionalmente sustituido o arilo opcionalmente sustituido;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
Pi es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
En algunas realizaciones, la preparación del compuesto de fórmula (IIA) a partir del compuesto de fórmula (IIC) puede implicar realizar una reacción de hidroboración/oxidación sobre el compuesto de fórmula (IIC) (p. ej., el compuesto de fórmula (IIC), en la que R4 y R5 se combinan para formar un doble enlace; R1 y R2 se combinan para formar un enlace; y R3 es H). La preparación puede implicar someter el compuesto de fórmula (IIC) (p. ej., el compuesto de fórmula (IIC), en la que R6 es -OP5) a una reacción de tipo fosfa-Claisen con CH3P(O)(o R6)2. Las condiciones de reacción de tipo fosfa-Claisen pueden ser las conocidas en la técnica. En un ejemplo no limitativo, CH3P(O)(OR6)2 se puede desprotonar (p. ej., mediante un contacto con una base fuerte) y posteriormente ponerse en contacto con el compuesto de fórmula (IIC). La preparación también puede implicar oxidar el compuesto de fórmula (IIC) (p. ej., el compuesto de fórmula (IIC), en la que R4 es OH, R5 es H y R6 es CH2P(O)(OR6)2), p. ej., al poner en contacto este producto con un agente oxidante capaz de oxidar un alcohol hasta un grupo carbonilo.
El compuesto de fórmula (IIC) se puede preparar a partir de un compuesto de fórmula (VIIE), teniendo el compuesto de fórmula (VIIE) la siguiente estructura:

donde
Y1 es SO2R1 y R1 es alquilo no enolizable opcionalmente sustituido o arilo opcionalmente sustituido, o Y1 es COOR1, y R1 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido;
R2 es

donde X1 es oxo, y R4 es CHO; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
Pi y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1 ,3 -oxazolidin-2 -on-5 -ilo.
En un ejemplo no limitativo, el compuesto de fórmula (IIC) se prepara al hacer reaccionar el compuesto de fórmula VIIE (p. ej., el compuesto de fórmula VIIE, en la que R2 es

y X1 es oxo) con un compuesto de fórmula (IID), teniendo el compuesto de fórmula (IID) la siguiente estructura:

donde
R4 es OH o OP5, y R5 es H, o R4 y R5 se combinan para formar un doble enlace;
cada P3, P4, y P5 es independientemente un grupo protector de hidroxilo; y
Y es cloro, bromo, yodo o trifluorometanosulfonato.
El compuesto de fórmula (VIIE), en la que X1 es oxo, se puede hacer reaccionar con el compuesto de fórmula (IID) bajo las condiciones de reacción de Nozaki-Hiyama-Kishi, según se describe en la presente.
Macrociclación con formación de enlace C.3-C.4
La reacción de macrociclación de la descripción puede ser una reacción de formación de enlace carbono-carbono (p. ej., metátesis catalítica de olefinas con cierre de anillo (RCM)) que proporcione un enlace C.3 -C.4 en la eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina). La secuencia sintética general que incluye RCM que se puede usar para preparar eribulina o una de sus sales farmacéuticamente aceptables (p. ej., un sal de mesilato) se muestra en la Figura 3. Según se muestra en la Figura 3 , el producto intermedio no macrocíclico en la síntesis de eribulina puede ser un compuesto de fórmula (IIIA):

donde
(i) R1 es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace; o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
X3 es oxo, o X3 se combina con el átomo de carbono al que está ligado para formar un cetal, un tiocetal o -(CH(OP5))-, en donde P5 es H o un grupo protector de hidroxilo;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, and
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
Un producto intermedio en la síntesis de eribulina puede ser un compuesto de fórmula (IIIB), que se puede producir al hacer reaccionar el compuesto de fórmula (IIIA) con un catalizador de metátesis de olefinas (p. ej., un complejo de rutenio-carbeno). El compuesto de fórmula (IIIB) tiene la siguiente estructura:

donde todas las variables son según se definen para la fórmula (IIIA).
Los catalizadores que se pueden usar para convertir el compuesto de fórmula (IIIA) en el compuesto de fórmula (IIIB) pueden ser los conocidos en la técnica. Catalizadores de metátesis de olefinas incluyen complejos de Rucarbeno (p. ej., catalizadores de Grubbs y Hoveyda-Grubbs).
El compuesto de fórmula (IIIB) se puede convertir en un compuesto de fórmula (ID), a partir del cual se puede preparar eribulina o mesilato de eribulina según se describe en la presente. Un ejemplo no limitativo de la preparación del compuesto de fórmula (ID) a partir del compuesto de fórmula (IIIB) se proporciona posteriormente. El compuesto de fórmula (IIIB), en la que X3, junto con el átomo de carbono al que está ligado, forma -(CH(OP5))-, donde P5 es H, se puede oxidar para proporcionar el compuesto de fórmula (IIIB), en la que X3 es oxo.
La oxidación del -(CH(OH))- en el compuesto de fórmula (IIIB) para dar el compuesto de fórmula (IIIB), en la que X3 es oxo, se puede realizar usando métodos conocidos en la técnica para la oxidación de alcoholes hasta grupos
carbonilo, p. ej., al poner en contacto el compuesto de fórmula (IIIB) con un agente oxidante capaz de convertir un alcohol en un grupo carbonilo.
El compuesto de fórmula (IIIB) (p. ej., el compuesto de fórmula (IIIB), en la que X3 es oxo, y P1 es un grupo protector de hidroxilo) se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo para proporcionar un compuesto de fórmula (ID):

donde
cada P3 es H, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; y
X es O, y P1 y P2 son H;
o
P1 es H, y X y P2 se combinan para formar amino opcionalmente enmascarado.
Las condiciones para la reacción usada al preparar el compuesto de fórmula (ID) a partir del compuesto de fórmula (IIIB) pueden ser las que permitan la isomerización de una p,Y-enona en una a,p-enona (p. ej., incluyendo compuestos básicos o ácidos). Por ejemplo, un agente de retirada del grupo protector de hidroxilo, tal como una fuente de fluoruro (p. ej., TBAF), puede mediar en la isomerización de una p,Y-enona en una a,p-enona, mientras que desenmascara grupos hidroxilo protegidos con grupos sililo opcionalmente sustituidos.
El compuesto de fórmula (ID) (en la que X es O, P1 y P2 son H, y ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede aminar para proporcionar eribulina, según se describe en la presente. Alternativamente, el compuesto de fórmula (ID) (en la que P1 es H, X y P2 se combinan para formar un amino enmascarado, y ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede hacer reaccionar con un agente enmascarante de amino para proporcionar eribulina, según se describe en la presente. El mesilato de eribulina se puede producir mediante las salificación de eribulina, según se describe en la presente.
El compuesto de fórmula (IIIA) se puede preparar a partir de un compuesto de fórmula (IIIC):
donde
(i) Ri es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace;
o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
X3 es oxo y R4 es H o OP6 , o X3 y R4 se combinan con el átomo de carbono al que están ligados para formar un acetal, un tioacetal o -CH2OP5; donde P5 es H o un grupo protector de hidroxilo, y P6 es un grupo protector de hidroxilo de éter;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
En algunas realizaciones, la preparación del compuesto de fórmula (IIIA) a partir del compuesto de fórmula (IIIC) implica alilar el compuesto de fórmula (IIIC) (p. ej., el compuesto de fórmula (IIIC), en la que R4 es H, y X3 es oxo, o X3 y R4 se combinan con el átomo de carbono al que están ligados para formar un tioacetal). La alilación del compuesto de fórmula (IIIC) se puede realizar usando condiciones conocidas en la técnica. En un ejemplo no limitativo, cuando X3 es oxo y R4 es H, la alilación del compuesto de fórmula (IIIC) puede ser una alilación nucleófila (p. ej., al poner en contacto el compuesto de fórmula (IIiC) con un agente alilante nucleófilo (p. ej., un reactivo de alilboro (p. ej., boronato de alilo o alilborano), alilestannano, reactivo de Grignard alílico, alilsilano o alilindio). Alternativamente, la alilación del compuesto de fórmula (IIIC) se puede realizar usando alilación electrófila (p. ej., cuando X3 y R4 se combinan con el carbono al que están ligados para formar un tioacetal). En un ejemplo no limitativos de alilación electrófila, el compuesto de fórmula (IIIC), en la que X3 y R4 se combinan con el carbono al que están ligados para formar un tioacetal, se puede poner en contacto con una base fuerte seguido por un electrófilo alílico (p. ej., haluro de alilo o sulfonato de alilo).
La preparación del compuesto de fórmula (IIIA) a partir del compuesto de fórmula (IIIC) también puede implicar reducir el compuesto de fórmula (IIIC), en la que X3 es oxo y R4 es OP6 , con un agente reductor en 1,2 para proporcionar un compuesto de fórmula (IIIC), en la que X3 es oxo o -(CH(OH))-, y R4 es H. La formación del compuesto de fórmula (IIIC), en la que X3 es oxo y R4 es H, puede ser directa (p. ej., al tratar con DIBAL a una temperatura entre aproximadamente -70°C y aproximadamente -80°C) o indirecta a través del compuesto de fórmula (IIIC), en la que X3 se combina con el átomo de carbono al que está ligado para formar -(CH(OH))- y R4 es H. La ruta indirecta para el compuesto de fórmula (IIIC), en la que X3 es oxo y R4 es H, implica así reducir en primer lugar el compuesto de fórmula (IIIC), en la que X3 es oxo y R4 es OP6 , con un agente reductor en 1,2 para dar el compuesto de fórmula (IIIC), en la que X3 se combina con el átomo de carbono al que está ligado para formar -(CH(OH))- y R4 es H. El último compuesto se puede hacer reaccionar con un agente oxidante capaz de oxidar un alcohol hasta un grupo carbonilo para suministrar el compuesto de fórmula (IIIC), en la que X3 es oxo y R4 es H.
En todas las reacciones de oxidación, reducción y alilación descritas anteriormente, los grupos funcionales sensibles presentes en el compuesto de fórmula (IIIC) pueden estar protegidos (p. ej., R1 y cada P3 es independientemente un grupo protector de hidroxilo) o pueden estar presentes en una forma no reactiva (p. ej., ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal).
Macrociclación con formación de enlace C.19-C.20
La reacción de macrociclación de la descripción puede ser una reacción de formación de enlace carbono-carbono (p. ej., reacción de Nozaki-Hiyama-Kishi (Nh K)) que proporciona un enlace C.1 9 -C.2 0 en la eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina). La secuencia de síntesis general que incluye NHK que se puede usar para preparar eribulina o una de sus sales farmacéuticamente aceptables (p. ej., una sal de mesilato) se muestra en la Figura 4. Según se muestra en la Figura 4 , el producto intermedio no macrocíclico en la síntesis de eribulina puede ser un compuesto de fórmula (IVA):

donde
Y es yoduro, bromuro o trifluorometanosulfonato;
a indica un centro estereogénico R y Z es un sulfonato, cloruro, bromuro o yoduro; o a indica un centro estereogénico S y Z es OR1, en donde R1 es un grupo protector de hidroxilo;
(i) R2 es H o un grupo protector de hidroxilo, R3 y R4 se combinan para formar un doble enlace;
o
(ii) R2 y R3 se combinan para formar un enlace, y R4 es H;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2, junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado;
o
Pi y P2, junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
Un producto intermedio en la síntesis de eribulina puede ser un compuesto de fórmula (IVB), que se puede producir al someter el compuesto de fórmula (IVA) a condiciones de reacción de Nozaki-Hiyama-Kishi (p. ej., al hacer reaccionar con una sal de Cr(II) y una sal de Ni(II)). El compuesto de fórmula (IVB) tiene la siguiente estructura:

donde P1, P2, P3, X y X2 son como se definen para el compuesto de fórmula (IVB);
a indica un centro estereogénico R, b indica un centro estereogénico S, Z es un sulfonato, cloruro, bromuro o yoduro;
o
a indica un centro estereogénico S, b indica un centro estereogénico R, y Z es OR1, en donde R1 es un grupo protector de hidroxilo.
Condiciones de reacción de Nozaki-Hiyama-Kishi que se pueden usar para preparar el compuesto de fórmula (IVB) a partir del compuesto de fórmula (IVA) pueden ser las conocidas en la técnica. Una reacción de Nozaki-Hiyama-Kishi sobre el compuesto de fórmula (IVA) puede incluir hacer reaccionar el compuesto de fórmula (IVA) con una sal de Cr(II) y una sal de Ni(II). Se pueden usar ligandos auxiliares en combinación con las sales metálicas. En un ejemplo no limitativo, se puede usar una 1,10-fenantrolina sustituida en combinación con una sal de Ni(II). Se pueden usar ligandos auxiliares quirales para hacer la reacción estereoselectiva. En un ejemplo no limitativo, se pueden usar N-(dihidrooxazolil-fenil)-sulfonamidas quirales con una sal de Cr(II) para controlar la estereoquímica del carbono carbonílico, al que se añade un nucleófilo vinílico en el trascurso de la reacción de Nozaki-Hiyama-Kishi. El compuesto de fórmula (IVB) se puede convertir en un compuesto de fórmula (ID), a partir del cual se puede preparar eribulina o mesilato de eribulina, según se describe en la presente. Una secuencia de reacciones ejemplar del compuesto de fórmula (IVB) al compuesto de fórmula (ID) se proporciona posteriormente.
El compuesto de fórmula (IVB) se puede convertir en un compuesto de fórmula (ID) directamente o a través de un producto intermedio de fórmula (IVC). Así, el compuesto de fórmula (IVB), en la que Z es un éster, a indica un centro estereogénico S, b indica un centro estereogénico R, se puede convertir en el compuesto de fórmula (IVC), p. ej., a hacer reaccionar con un electrófilo sulfonílico, tal como un cloruro de sulfonilo o un anhídrido de sulfonilo.

donde
a indica un centro estereogénico S;
b indica un centro estereogénico R;
Z es un éster;
(i) R2 es H o un grupo protector de hidroxilo, R3 y R4 se combinan para formar un doble enlace; o
(ii) R2 y R3 se combinan para formar un enlace, y R4 es H;
R5 es sulfonilo;
cada P3 es independientemente un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
y
X es O, y
cada uno de P1 y P2 es independientemente un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
P1 es un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado.
La preparación del compuesto de fórmula (ID) a partir del compuesto de fórmula (IVC) puede implicar hacer reaccionar el compuesto de fórmula (IVC) con un alcóxido C1 -6. El compuesto de fórmula (ID) tiene la siguiente estructura:
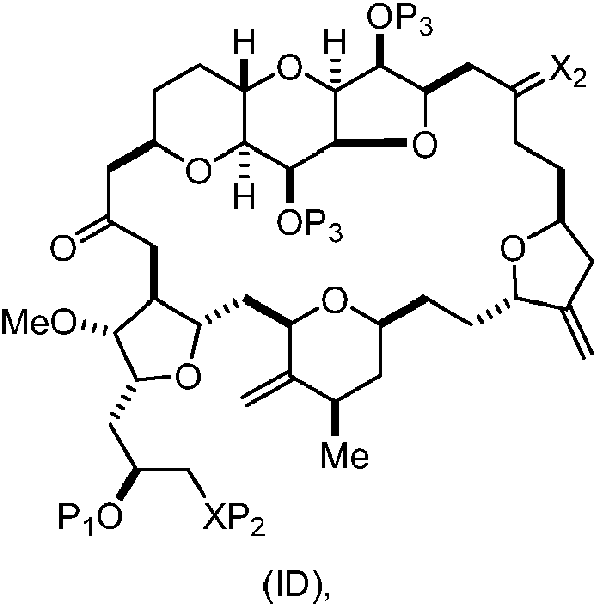
donde
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; y
X es O, y
cada uno de P1 y P2 es independientemente un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
P1 es un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado.
El compuesto de fórmula (IVB) (en la que Z es un sulfonato, cloruro, bromuro o yoduro, a indica un centro estereogénico R, b indica un centro estereogénico S, R2 y R3 se combinan para formar un enlace, y R4 es H) se puede convertir en el compuesto de fórmula (ID) directamente, p. ej., al alilar de la mezcla de reacción de Nozaki-Hiyama-Kishi (p. ej., mediante tratamiento con una base) o al poner en contacto una mezcla que contiene el producto de la reacción de Nozaki-Hiyama-Kishi con gel de sílice.
El compuesto de fórmula (ID) (p. ej., el compuesto de fórmula (ID) en la que P1 es un grupo protector de hidroxilo) se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo para proporcionar:

donde
ca d a P3 es in d e p e n d ie n te m e n te H o un g ru p o p ro te c to r de h id rox ilo , y X 2 es oxo; o a m b o s g ru p o s P 3 y X 2 , ju n to con los á to m o s a los que está ligado cad a uno , se c o m b in a n para fo rm a r ceta l; y
X es O, y
cada uno de Pi y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
El compuesto de fórmula (ID) (en la que X es O, P1 y P2 son H y ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede aminar para proporcionar eribulina, según se describe en la presente. Alternativamente, el compuesto de fórmula (ID) (en la que P1 es H, X y P2 se combinan para formar un amino enmascarado, y ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede hacer reaccionar con un agente enmascarante de amino para proporciona eribulina, según se describe en la presente. El mesilato de eribulina se puede producir mediante salificación de eribulina, según se describe en la presente.

Y es yoduro, bromuro o trifluorometanosulfonato;
Y1 es H, COOR6 o SO2 R6 , donde, cuando Y1 es COOR6, R6 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido, y, cuando Y1 es SO2 R6 , R6 es arilo opcionalmente sustituido o alquilo no enolizable opcionalmente sustituido;
Z es un éster, un sulfonato, cloruro, bromuro o yoduro;
(i) R2 es H o un grupo protector de hidroxilo, R3 y R4 se combinan para formar un doble enlace;
o
(ii) R2 y R3 se combinan para formar un enlace, y R4 es H;
ca d a P3 es in d e p e n d ie n te m e n te H o un g ru p o p ro te c to r de h id rox ilo , y X 2 es oxo; o a m b o s g ru p o s P 3 y X 2 , ju n to con los á to m o s a los que está ligado cad a uno , se c o m b in a n pa ra fo rm a r ceta l;
X3 es oxo, o X3 se combina con el átomo de carbono al que está ligado para formar -(CH(OH))-; y X es O, y cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
En algunas realizaciones, la preparación del compuesto de fórmula (IVA) implica oxidar el compuesto de fórmula (IVD) , en la que X3 es -(CH(OH))-, y/o P4 es H, p. ej., al hacer reaccionar con un agente oxidante capaz de oxidar un alcohol hasta un grupo carbonilo. La preparación del compuesto de fórmula (IVA) también puede implicar realizar una reacción de descarboxilación o desulfonilación sobre el compuesto de fórmula (IVA), en la que Y1 es COOR6 (descarboxilación) o SO2 R6 (desulfonilación).
En ciertas realizaciones, el compuesto de fórmula (IVD) se puede preparar a partir de un compuesto de fórmula (IVE) y el compuesto de fórmula (VIIE):

o una de sus sales,
donde todas las variables son según se definen en la fórmula (IVD).
El compuesto de fórmula (IVE) puede tener la siguiente estructura:

donde
(a1) R7 y R8 se combinan para formar un enlace, y R9 es H;
o
(a2) R7 es H o un grupo protector de hidroxilo, y Rs y R9 se combinan para formar un doble enlace; X3 es oxo, y R10 es H o -OP5 , donde P5 es H o un grupo protector de hidroxilo de éter; y las variables restantes son según se definen en la fórmula (IVD).
En realizaciones particulares, el compuesto de fórmula (IVD) se prepara al hacer reaccionar el compuesto de fórmula (IVE) (p. ej., el compuesto de fórmula (IVE), en la que X es oxo) con el compuesto de fórmula (VIIE) que se pretrataba con una base fuerte.
Macrociclación con formación de enlace C.0-C.1
La reacción de macrociclación de la descripción puede ser una reacción de formación de enlace carbono-carbono (p. ej., reacción de Dieckmann) que proporciona un enlace C.0-C.1 en la eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina). La secuencia sintética general que incluye la reacción de Dieckmann que se puede usar para preparar eribulina o una de sus sales farmacéuticamente aceptables (p. ej., una sal de mesilato) se muestra en la Figura 5. Según se muestra en la Figura 5, el producto intermedio no macrocíclico en la síntesis de eribulina puede ser:

donde
Y es SO2 R1 o COOR1 , donde, cuando Y es SO2 R1 , Ri es opcionalmente sustituido aril o opcionalmente sustituido non-enolizable alquilo, y cuando Y es COOR1 , R1 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido, o arilalquilo opcionalmente sustituido;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo, o ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
R2 es alquilo opcionalmente sustituido, arilalquilo opcionalmente sustituido o arilo opcionalmente sustituido; y X es O, y
cada uno de P1 y P2 es independientemente un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
Un producto intermedio en la síntesis de eribulina puede ser un compuesto de fórmula (VB), que se puede producir a partir del compuesto de fórmula (VA) usando la reacción de Dieckmann. El compuesto de fórmula (VB) tiene la siguiente estructura:

donde P1 , P2 , P3 , X, X2 y Y son como se definen para el compuesto de fórmula (VA); y
(i) R3 es H, R4 es éter alquílico C1 -6 opcionalmente sustituido, y R5 es H;
(ii) R5 es H, y R3 y R4 se combinan para formar un doble enlace;
o
(iii) R3 es H, y R4 y R5 se combinan para formar un enlace
Las condiciones de reacción que se pueden usar para convertir el compuesto de fórmula (VA) en el compuesto de fórmula (VB) incluyen las conocidas en la técnica para la reacción de Dieckmann o la condensación de Claisen. En particular, el compuesto de fórmula (VA) se puede poner en contacto con una base fuerte (p. ej., un alcóxido C4-6) para proporcionar el compuesto de fórmula (VB). El compuesto de fórmula (VB)(i) o (VB)(ii) se puede convertir en el compuesto de fórmula (VB)(iii) antes de la siguiente etapa al poner en contacto el compuesto de fórmula (IIB)(i) o (VB)(ii) con bicarbonato acuoso (p. ej., durante un tratamiento de la mezcla de reacción de Dieckmann) o con gel de sílice (p. ej., mediante la purificación del compuesto de fórmula (VB) mediante cromatografía en gel de sílice).
El compuesto de fórmula (VB) se puede convertir en el compuesto de fórmula (ID), a partir del que se puede producir eribulina o mesilato de eribulina según se describe en la presente. Por ejemplo, la secuencia de reacción desde el compuesto de fórmula (VB) hasta el compuesto de fórmula (ID) puede incluir (i) una desulfonilación o una reacción de descarboxilación y (ii) reacciones con un agente de retirada del grupo protector de hidroxilo o un agente enmascarante de amino. Las condiciones para la reacción de descarboxilación pueden ser las conocidas en la técnica, p. ej., descarboxilación de Krapcho o una secuencia que incluye desprotección (convertir R1 en H) y protodescarboxilación. Las condiciones para la reacción de desulfonilación pueden ser las conocidas en la técnica. Por ejemplo, la reacción de desulfonilación puede incluir poner en contacto el compuesto de fórmula (IIB), en el que Y es SO2 R1 , con un agente reductor transferente de electrones (p. ej., Smh; sal de Cr(III) y Mn(0); o Mg(0)). Para condiciones de desulfonilación ejemplares, véase el documento WO 2009/064029.
El compuesto de fórmula (ID) (p. ej., el compuesto de fórmula (ID) en la que P1 es un grupo protector de hidroxilo) se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo para proporcionar:

donde
ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; y X es O, y cada uno de P1 y P2 es H,
o
P1 es H, y X y P2 se combinan para formar amino opcionalmente enmascarado.
El compuesto de fórmula (ID) (en la que X es O, P1 y P2 son H, y ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede aminar para proporcionar eribulina, según se describe en la presente. Alternativamente, el compuesto de fórmula (ID) (en la que P1 es H, X y P2 se combinan para formar un amino enmascarado, y ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal) se puede hacer reaccionar con un agente enmascarante de amino para proporcionar eribulina, según se describe en la presente. El mesilato de eribulina se puede producir mediante la salificación de eribulina, según se describe en la presente.
El compuesto de fórmula (VA) se puede preparar a partir del compuesto de fórmula VIIE:

donde
Y es SO2 R1 o COOR1 , donde, cuando Y es SO2 R1 , R1 es arilo opcionalmente sustituido o alquilo no enolizable opcionalmente sustituido, y cuando Y es COOR1 , R1 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido;
P3 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P 1 y P2 , ju n to con los á to m o s a los que está ligado ca d a uno, se c o m b in a n pa ra fo rm a r un d io l p ro te g id o c íc lico ;
o
X es N, y
Pi es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
La preparación del compuesto de fórmula (VA) a partir del compuesto de fórmula (VIIE) puede implicar oxidar el compuesto de fórmula (VIIE), en la que P3 es H, y someter el producto a la reacción de Nozaki-Hiyama-Kishi con un compuesto de fórmula (VC):

donde
R2 es alquilo opcionalmente sustituido, arilalquilo opcionalmente sustituido o arilo opcionalmente sustituido;
Y1 es cloro, bromo, yodo o trifluorometanosulfonato; y
cada P3 y P4 es independientemente un grupo protector de hidroxilo.
Una reacción adicional con un agente de retirada del grupo protector de hidroxilo y una reacción con un ácido de Br0 nsted puede proporcionar el compuesto de fórmula (VA).
Macrociclación con formación de Enlace C.26-C.27
La reacción de macrociclación de la descripción puede ser una reacción de formación de enlace carbono-carbono (p. ej., una reacción de Nozaki-Hiyama-Kishi (NHK)) que proporciona un enlace C.26-C.27 en eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina). La secuencia de síntesis general que incluye NHK que se puede usar para preparar eribulina o una de sus sales farmacéuticamente aceptables (p. ej., una sal de mesilato) se muestra en la Figura 6. Según se muestra en la Figura 6, el producto intermedio no macrocíclico en la síntesis de eribulina puede ser un com uesto de fórmula VIA:

donde
Y es yodo, bromo o trifluorometanosulfonato;
(a1) R3 es H o un grupo protector de hidroxilo, R4 y R5 se combinan para formar un doble enlace, cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 , junto con el átomo de carbono al que está ligado, forma un carbonilo o -(CH(OR6))-, donde R6 es H o un grupo protector de hidroxilo;
o
(a2) R3 y R4 se combinan para formar un enlace, R5 es H, y
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 , junto con el átomo de carbono al que está ligado, forma un carbonilo o -(CH(OR6))-;
o
ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
(b1) Z es cloro, bromo o yodo, y R1 y R2 se combinan para formar un enlace;
o
(b2) Z y R2 se combinan para formar un doble enlace, y R1 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-il
Un producto intermedio en la síntesis de eribulina puede ser un compuesto de fórmula (VIB), que se puede producir al someter el compuesto de fórmula (VIA) a condiciones de reacción de Nozaki-Hiyama-Kishi (p. ej., al hacer reaccionar con una sal de Cr(II) y una sal de Ni(II)). El compuesto de fórmula (VIB) tiene la siguiente estructura:
donde todas las variables son como se definen para el compuesto de fórmula (VIA); y
P4 es H o un grupo protector de hidroxilo.
Las condiciones de reacción de Nozaki-Hiyama-Kishi son según se describen anteriormente.
El compuesto de fórmula (VIC) se puede preparar a partir del compuesto de fórmula VIB:

donde todas las variables son según se definen para el compuesto de fórmula (VIB).
La síntesis del compuesto de fórmula (VIC) puede implicar una fragmentación de Vasella, una reacción o reacciones con uno o más agentes protectores de hidroxilo, una reacción de ciclación nucleófila y reacciones de oxidación, p. ej., antes o después de la etapa de NHK (es decir, la reacción que proporciona el compuesto de fórmula (VIB)). El compuesto de fórmula (VIC) se puede convertir en el compuesto de fórmula (ID), a partir del cual se puede preparar eribulina o mesilato de eribulina según se describe en la presente. En un ejemplo no limitativo, el compuesto de fórmula (VIC) (p. ej., el compuesto de fórmula (VIC) en la que cada uno de P1 , P2 , P3 y R3 es un grupo protector de hidroxilo, X2 es oxo y R4 y R5 se combinan para formar un doble enlace) se puede convertir en un compuesto de fórmula (ID) a través de una síntesis que implica hacer reaccionar el compuesto de fórmula (VIC) con un agente de retirada del grupo protector de hidroxilo. La síntesis puede implicar además una reacción con un ácido de Bransted (p. ej., un ácido de Br0 nsted que tiene un pKa de 5 ± 3) después de la reacción del compuesto de fórmula (VIC) con un agente de retirada del grupo protector de hidroxilo.
El compuesto de fórmula (ID) (p. ej., el compuesto de fórmula (ID) en la que Pi es un grupo protector de hidroxilo) se

ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; y X es O, y cada uno de Pi y P2 es H,
o
Pi es H, y X y P2 se combinan para formar amino opcionalmente enmascarado.
El compuesto de fórmula (ID) (en la que X es O y P1 y P2 son H) se puede aminar para proporcionar eribulina, según se describe en la presente. Alternativamente, el compuesto de fórmula (ID) (en la que P1 es H y X y P2 se combinan para formar un amino enmascarado) se puede hacer reaccionar con un agente enmascarante de amino para proporcionar eribulina, según se describe en la presente. El mesilato de eribulina se puede producir mediante la salificación de eribulina, según se describe en la presente.
El compuesto de fórmula (VIA) se puede preparar a partir del compuesto de fórmula (VID):

donde
Y es yodo, bromo o trifluorometanosulfonato;
Y1 es H, SO2 R7 o COOR7 , donde, cuando Y1 es COOR7 , R7 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido, y, cuando Y1 es SO2 R7 , R7 es arilo opcionalmente sustituido o alquilo no enolizable opcionalmente sustituido;
X3 es oxo, o X3 se combina con el carbono al que está ligado para formar -(CH(OR6))-;
P5 es H o un grupo protector de hidroxilo;
(a1) R3 es H o un grupo protector de hidroxilo, R4 y R5 se combinan para formar un doble enlace, cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 , junto con el átomo de carbono al que está ligado, forma un carbonilo o -(CH(OR6))-;
o
(a2) R3 y R4 se combinan para formar un enlace, R5 es H, y
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 , junto con el átomo de carbono al que está ligado, forma un carbonilo o -(CH(OR6))-;
o
ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
(b1) Z es cloruro, bromuro o yoduro, y R1 y R2 se combinan para formar un enlace;
o
(b2) Z y R2 se combinan para formar un doble enlace, y R1 es un grupo protector de hidroxilo; y
X es O, y
cada uno de Pi y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo;
donde cada R6 es independientemente H o un grupo protector de hidroxilo.
La preparación del compuesto de fórmula (VIA) puede implicar oxidar el compuesto de fórmula (VID) (p. ej., el compuesto de fórmula (VID), en la que P5 es H o un grupo protector de hidroxilo, y/o X3 se combina con el carbono al que está ligado para formar -(CH(OR6))-), p. ej., al hacer reaccionar un agente oxidante capaz de oxidar hidroxilo hasta un grupo carbonilo. La mezcla que contiene el agente oxidante también puede actuar como un agente de retirada de la protección de hidroxilo. La preparación puede implicar además una reacción de desulfonilación (cuando Y1 es COOR7) o una desulfonilación (cuando Y1 es SO2 R7), según se describe en la presente.
El compuesto de fórmula (VID) se puede formar al hacer reaccionar el compuesto de fórmula (VIE) con el compuesto de fórmula (VIF). El compuesto de fórmula (VIE) puede tener la siguiente estructura:

(VIE),
donde
R8 es H o -OR9 , donde R9 es H o un grupo protector de hidroxilo de éter; y
las variables restantes son según se definen en la fórmula (VID).
El compuesto de fórmula (VIF) puede tener la siguiente estructura

(VIF),
donde todas las variables son según se definen en la fórmula (VID).
Reacción de Prins Alénica en la Preparación de Fragmentos C.20-C.35, C.16-C.35 y C.14-C35 de Eribulina La descripción presenta además un método para preparar un fragmento de eribulina (p. ej., fragmentos C.20-C.35, C.16-C.35 y C.14-C35), que puede ser un producto intermedio en la síntesis de eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina). Las ventajas del procedimiento con relación a la síntesis actual de fragmentos C.14-C.35, C.16-C.35 y C.20-C.35 de eribulina incluyen el ensamblaje no mediado por metales que no emplea un grupo de salida de C.23. Adicionalmente, el procedimiento obvia la necesidad de un ligando quiral. El método implica realizar una reacción de Prins alénica sobre un compuesto de fórmula (VIIA), un compuesto de fórmula (VIIB) y R3 OH para proporcionar el producto intermedio en la síntesis de eribulina, donde R3 es un acilo opcionalmente sustituido;
donde el compuesto de fórmula (VIIA) tiene la siguiente estructura:

donde
Y1 es SO2 R1 o COOR1 , y R1 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido;
X1 es O, o X1 , junto con el carbono al que están ligados los grupos X1 , forma un acetal cíclico;
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo; y
donde el compuesto de fórmula (VIIB) tiene la siguiente estructura:
donde R2 es -CH2 -OP3 , -CH=CH2,

donde
P3 es H o un grupo protector de hidroxilo; cada P4 es independientemente un grupo protector de hidroxilo, o ambos grupos P4 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; y R4 es H o -CH2X2 CH2 CH=CH2 , donde X2 es O, -CH2 - o NP5 , donde P5 es sulfonilo;
y donde el producto intermedio en la síntesis de eribulina es un compuesto de fórmula (VIIC):

donde a indica un centro estereogénico R o un centro estereogénico S.
Las condiciones de reacción que se pueden usar para preparar el compuesto de fórmula (VIIC) usando reacción de Prins de alénica son las conocidas en la técnica para la reacción de Prins y pueden incluir hacer reaccionar el compuesto de fórmula (VIIA), el compuesto de fórmula (VIIB) y R3 OH con un ácido de Lewis (p. ej., trifluoruro de boro o uno de sus solvatos).
El compuesto de fórmula (VIIC) se puede someter a condiciones de reducción alílica para proporcionar un compuesto de fórmula (VIID):

Y1 es SO2 R1 o COOR1 , y R1 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido;
R2 es -CH2-OP3 -CH=CH2

donde
P3 es H o un grupo protector de hidroxilo; cada P4 es independientemente un grupo protector de hidroxilo, o ambos grupos P4 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; y R4 es H o -CH2X2 CH2 CH=CH2 , donde X2 es O, -CH2 - o NP5 , donde P5 es sulfonilo;
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
El compuesto de fórmula (VIIB) se puede preparar a partir del compuesto de fórmula (VIIF):

donde
Y es cloro, bromo, yodo o sulfonato; y

donde
P3 es un grupo protector de hidroxilo; cada P4 es independientemente un grupo protector de hidroxilo, o ambos grupos P4 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; y R4 es H o -CH2X2 CH2 CH=CH2 , donde X2 es O, -CH2 - o NP5 , donde P5 es sulfonilo.
El compuesto de fórmula (VIIF) se puede hacer reaccionar con un complejo de Pd(0), que se puede preparar in situ, y una base para proporcionar el compuesto de fórmula (VIIB). Alternativamente, el compuesto de fórmula (VIIB) se puede hacer reaccionar con una base directamente (p. ej., N-metilimidazol) para proporcionar el compuesto de fórmula (VIIB).
El compuesto de fórmula (VIIB) se puede preparar a partir de un compuesto de fórmula (VIIG):

donde
Y es cloro, bromo, yodo o sulfonato; y

donde
P3 es un grupo protector de hidroxilo; cada P4 es independientemente un grupo protector de hidroxilo, o ambos grupos P4 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; y R4 es H o -CH2X2 CH2 CH=CH2 , donde X2 es O, -CH2 - o NP5 , donde P5 es sulfonilo.
El compuesto de fórmula (VIIG) se puede hacer reaccionar con una sal de metilcuprato (I) (p. ej., metilcianocuprato de litio) para formar el compuesto de fórmula (VIIB).
El compuesto de fórmula (VIIB) se puede preparar a partir de un compuesto de fórmula (VIIH):

donde
P3 es un grupo protector de hidroxilo; cada P4 es independientemente un grupo protector de hidroxilo, o ambos grupos P4 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; y R4 es H o -CH2X2 CH2 CH=CH2 , donde X2 es O, -CH2 -, o NP5 , donde P5 es sulfonilo.
El compuesto de fórmula (VIIH) se puede hacer reaccionar con una sulfonilhidrazida (p. ej., mesitilsulfonilhidrazida) y una base (p. ej., una base orgánica que tiene un pKa de 10 a 14).
Fragmento C.1-C.15
La descripción también presenta un fragmento C.1-C.15 de eribulina, que se puede usar en la síntesis de eribulina. El fragmento C.1-C.15 se puede preparar a partir de la corriente residual en la síntesis de eribulina divulgada en el documento WO 2005/118565 (véase la preparación del producto intermedio ER-806055). El fragmento C.1-C.15 puede ser un compuesto de fórmula (VIIIL):

donde
R1 es H o -CH2 OP4 ;
X2 es oxo, o X2 , junto con el átomo de carbono al que está ligado, forma un cetal o -(CH(OP6))-;
cada uno de P1 y P4 , cuando está presente, es independientemente H o un grupo protector de hidroxilo, o P1 y P4 , cuando están presentes, junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; y
cada uno de P2 , P5 y P6 es independientemente H o un grupo protector de hidroxilo.
El método para preparar el fragmento C.1-C.15 puede implicar:
(A) escindir el doble enlace en un compuesto de fórmula (VIIIA) para proporcionar un compuesto de fórmula (VIIIB), teniendo el compuesto de fórmula (VIIIA) la estructura:

donde
X1 es oxo, o X1 , junto con el átomo de carbono al que está ligado, forma un cetal o -(CH(OP3))-, en donde P3 es H o un grupo protector de hidroxilo;
R1 es H o -CH2OP4;
cada uno de P1 , P2 y P4 es independientemente un grupo protector de hidroxilo, o
P1 y P4 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; y teniendo el compuesto de fórmula (VIIIB) la estructura:
(B) hacer reaccionar el compuesto de fórmula (VIIIB) con un compuesto de fórmula (VIIIB-a) para proporcionar un compuesto de fórmula (VIIIC):

donde R2 es H o -CH2 Ch2 OP5 , y P5 es un grupo protector de hidroxilo; y el compuesto de fórmula (VIIIB-a) tiene la siguiente estructura:

(VIIIB-a);
(C) hacer reaccionar el compuesto de fórmula (VIIIC) con un agente deshidratante para proporcionar un compuesto de fórmula (VIIID):

(D) hacer reaccionar el compuesto de fórmula (VIIID) con un agente dihidroxilante para proporcionar un compuesto de fórmula (VIIIE):

(E) preparar un compuesto de fórmula (VIIIF) a través de una secuencia de reacción que comprende hacer reaccionar el compuesto de fórmula (VIIIE) con N-bromosuccinimida para proporcionar un primer producto intermedio, y (a), cuando R2 es -CH2CH2OP5, poner en contacto dicho primer producto intermedio con un agente reductor (p. ej., un hidrosilano y un ácido de Bransted o Lewis), o (b), cuando R2 es H, hacer reaccionar dicho primer producto intermedio con un agente acilante (p. ej., anhídrido de ácido carboxílico) para proporcionar un segundo producto intermedio, y alilar dicho segundo producto intermedio para proporcionar un compuesto de fórmula (VIIIF):

donde Z es un éster o -OP7 , donde P7 es H o un grupo protector de hidroxilo, y R3 es - CH2CH2 OP5 o -CH2 CH=CH2 ;
(F) hacer reaccionar el compuesto de fórmula (VIIIF) con un agente reductor de 1,4 para proporcionar un compuesto de fórmula (VIIIG):

(G) formar un compuesto de fórmula (VIIIH) a través de una secuencia de reacciones que comprende hacer reaccionar el compuesto de fórmula (VIIIG) con un ácido de Br0 nsted e Y-H, en donde Y es alquilo Ci-6 opcionalmente sustituido, teniendo el compuesto de fórmula (VIIIH) la siguiente estructura:

donde Y es éter alquílico Ci-6 opcionalmente sustituido; R3 es -CH2 CH2 OP5 ; X2 es oxo, o X2 , junto con el átomo de carbono al que está ligado, forma un cetal o -(CH(OP6))-, donde P6 es un grupo protector de hidroxilo;
(H) reemplazar P2 en el compuesto de fórmula (VIIIH) por -Si(R4)2H para proporcionar un compuesto de fórmula (VIIIJ):

donde cada R4 es independientemente alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido;
(I) hacer reaccionar el compuesto de fórmula (VIIIJ) con un ácido de Lewis para proporcionar un compuesto de fórmula (VIIIK):

donde Y2 es fluoro, cloro o bromo;
y
(J) hacer reaccionar el compuesto de fórmula (VIIIK) con un agente de retirada del grupo protector de hidroxilo y a continuación hacer reaccionar con un agente protector de hidroxilo para proporcionar un compuesto de fórmula (VIIIL):

donde P2 es un grupo protector de hidroxilo.
Compuestos
La presente descripción también proporciona compuestos que se pueden usar en la síntesis de eribulina o una de sus sales farmacéuticamente aceptables (p. ej., mesilato de eribulina), p. ej., los compuestos de fórmula (IA), (IB), (IC), (ID), (IE), (IIA), (IIB), (IIC), (IIIA), (IIIB), (IIIC), (IVA), (IVB), (IVC), (IVD), (VA), (VB), (VIA), (VIB), (VIC), (VID), (VIIB), (VIIC), (VIIF), (VIIG), (VIIH), o (VIIIL), o una de sus sales. La presente descripción también incluye un compuesto de fórmula (VIIE):

o una de sus sales,
donde
Y1 es SO2 R1 o COOR1 , y R1 es alquilo opcionalmente sustituido, arilo opcionalmente sustituido o arilalquilo opcionalmente sustituido;

donde X1 es oxo, o X1 se combina con el átomo de carbono al que está ligado para formar -(CH(OP3))-; cada P3 es independientemente H o un grupo protector de hidroxilo; cada P4 es independientemente H o un grupo protector de hidroxilo, o ambos grupos P4 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; R4 es H, ChO o -CH2X2 CH2 CH=CH2 , donde X2 es O, -CH2 - o NP5 , donde P5 es sulfonilo; y
X es N, y P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
La presente descripción incluye un compuesto de fórmula (IVE):
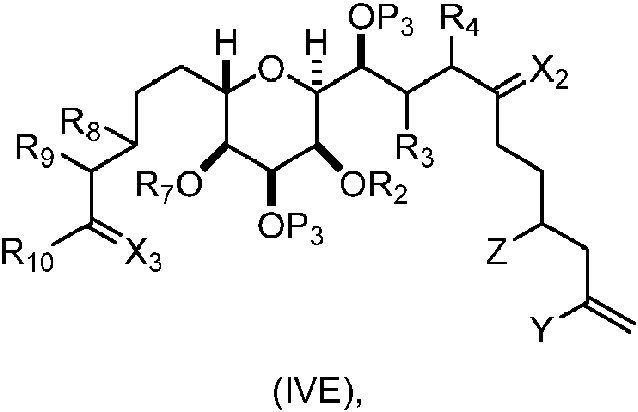
donde
Y es yodo, bromo o trifluorometanosulfonato;
Z es un éster, un sulfonato, cloruro, bromuro o yoduro;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
(a1) R2 es H o un grupo protector de hidroxilo, R3 y R4 se combinan para formar un doble enlace;
o
(a2) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R7 y R8 se combinan para formar un enlace, y R9 es H;
o
(b2) R7 es H o un grupo protector de hidroxilo, y R8 y R9 se combinan para formar un doble enlace; y
(c1) X3 es oxo, y R10 es H o -OP5 , donde P5 es H o un grupo protector de hidroxilo de éter;
o
(c2) X3 y R10 se combinan con el átomo de carbono al que están ligados para formar un acetal o -CH2 OP6 , donde P6 es H o un grupo protector de hidroxilo.
La presente descripción incluye un compuesto de fórmula (VIE):
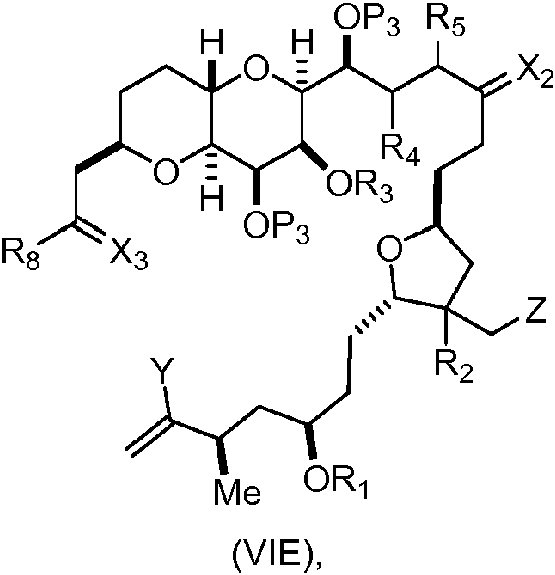
donde
Y es yodo, bromo o trifluorometanosulfonato;
(a1) R3 es H o un grupo protector de hidroxilo, R4 y R5 se combinan para formar un doble enlace, cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 , junto con el átomo de carbono al que está ligado, forma un carbonilo o -(CH(OR6))-;
o
(a2) R3 y R4 se combinan para formar un enlace, R5 es H, y
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 , junto con el átomo de carbono al que está ligado, forma un carbonilo o -(CH(OR6))-;
o
ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
(b1) Z es cloruro, bromuro o yoduro, y R1 y R2 se combinan para formar un enlace;
o
(b2) Z y R2 se combinan para formar un doble enlace, y R1 es H o un grupo protector de hidroxilo;
(c1) X3 es oxo, y R8 es H o -OR9 , donde R9 es H o un grupo protector de hidroxilo;
(c2) X3 y R8 se combinan con el carbono al que están ligados para formar un acetal;
(c3) X3 y R8 se combinan con el carbono al que están ligados para formar -CH2 OR6 ;
o
(c4) X3 y R8 se combinan con el carbono al que están ligados para formar -CN;
y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo;
donde cada R6 es independientemente H o un grupo protector de hidroxilo.
Aminación
Las condiciones de aminación pueden ser las conocidas en la técnica. En un ejemplo no limitativo, el hidroxilo C.35 en el compuesto de fórmula (IC) (p. ej., un compuesto de fórmula (IC) en la que cada uno de Pi y P2 es H y X es O) se puede sulfonilar (p. ej., mediante una reacción con un anhídrido de sulfonilo o un cloruro de sulfonilo) y hacer reaccionar con una fuente de nitrógeno (p. ej., amoníaco, azida, ácido sulfámico, urea (H2 NCONH2 ) o tiourea (H2 NCSNH2 )) para proporcionar eribulina o una de sus sales farmacéuticamente aceptables tras el desenmascaramiento opcional del grupo amino (si la fuente de nitrógeno era azida, urea o tiourea). En otro ejemplo no limitativo, el hidroxilo C.35 en el compuesto de fórmula (IC) (p. ej., un compuesto de fórmula (IC) en la que Pi es un grupo protector de hidroxilo, y P2 es H y X es O) se puede halogenar (p. ej., mediante la reacción de Appel o una reacción con cloruro de tionilo, cloruro de sulfurilo, cloruro de fósforo(IN) u oxicloruro de fósforo(V)) y hacer reaccionar con una fuente de nitrógeno (p. ej., amoníaco, azida, ácido sulfámico, una sal de ftalimida, urea (H2 NCONH2 ) o tiourea (H2 NCSNH2 )) para proporcionar eribulina o una de sus sales farmacéuticamente aceptables tras el desenmascaramiento del grupo amino (si la fuente de nitrógeno era azida, una sal de ftalimida, urea o tiourea). En otro ejemplo no limitativo más, el hidroxilo C.35 en el compuesto de fórmula (IC) (p. ej., un compuesto de fórmula (IC) en la que P1 es un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado) se puede hacer reaccionar con un agente de retirada del grupo protector de hidroxilo para proporcionar eribulina (cuando X y P2 se combinan para formar amino desenmascarado) o, cuando X y P2 se combinan para formar un amino enmascarado, bien antes o bien después del tratamiento con el agente de retirada del grupo protector de hidroxilo, el compuesto de fórmula (IC) se puede hacer reaccionar con un agente enmascarante de amino para proporcionar eribulina. Los agentes enmascarantes de amino se describen adicionalmente en la presente. La reacción de aminación puede proporcionar una sal farmacéuticamente aceptable de eribulina directamente. Alternativamente, la reacción de aminación puede proporcionar eribulina en una forma de base libre. Una sal farmacéuticamente aceptable de eribulina se puede preparar a partir de eribulina a través de una reacción de salificación según se describe en la presente.
Salificación
Las condiciones de la reacción de salificación son conocidas en la técnica. La salificación de eribulina puede proporcionar una sal farmacéuticamente aceptable de eribulina (p. ej., mesilato de eribulina). En particular, la reacción de salificación puede implicar poner en contacto eribulina con un ácido de Bnansted (p. ej., un ácido de Bnansted farmacéuticamente aceptable (p. ej., ácido metanosulfónico)) para proporcionar una sal farmacéuticamente aceptable de eribulina (p. ej., Handbook of Pharmaceutical Salts: Properties, Selection and Use, ed.: Stahl y Wermuth, Wiley-VCHNHCA, Weinheim/Zúrich, 2002). Las sales farmacéuticamente aceptables de eribulina, p. ej., mesilato de eribulina, se pueden formar mediante métodos conocidos en la técnica, p. ej., in situ durante el aislamiento y la purificación final del compuesto o separadamente al hacer reaccionar el grupo de base libre con un ácido orgánico adecuado. En un ejemplo, la eribulina se trata con una solución de MsOH y NH4 OH en agua y acetonitrilo. La mezcla se concentra. El residuo se disuelve en DCM-pentano, y la solución se añade a pentano anhidro. El precipitado resultante se filtra y se seca bajo alto vacío para proporcionar mesilato de eribulina
Agentes oxidantes Capaces de Convertir un Alcohol en un Grupo Carbonilo
Agentes oxidantes capaces de convertir un alcohol en un grupo carbonilo se conocen en la técnica. Ejemplos no limitativos de estos agentes oxidantes incluyen peryodinano de Dess-Martin, TEMPO (en presencia de lejía o BAIB), un compuesto de dimetilsulfonio (p. ej., cloruro de dimetilclorosulfonio), trialcóxido de aluminio con un exceso de una cetona (p. ej., acetona), y perrutenato de tetrapropilamonio (TPAP) catalítico (en presencia de óxido de N-metilmorfolina). El compuesto de dimetilsulfonio se puede preparar in situ bajo las condiciones conocidas para la oxidación de Parikh-Doering, la oxidación de Swern, la oxidación de Corey-Kim o la oxidación de Pfitzner-Moffatt. Una reacción de oxidación de un alcohol en un grupo carbonilo (p. ej., una cetona) se puede realizar usando trialcóxido de aluminio y un exceso de una cetona (p. ej., acetona) bajos las condiciones conocidas en la técnica para la oxidación de Oppenauer. Los alcoholes alílico y bencílico también se pueden oxidar con MnO2.
Agentes Reductores
Agentes reductores que se pueden usar en los métodos de la descripción son los conocidos en la técnica. Un agente reductor puede ser un agente reductor de transferencia electrónica, un hidruro de metal o un hidruro de metaloide. Ejemplos no limitativos de agente reductor de transferencia electrónica incluyen metales alcalinos en estado de oxidación (0), metales alcalinotérreos en estado de oxidación (0), arenuros alcalinos, sales de lantánido (II) (p. ej., SmI2 ), Zn(0), Fe(0) y Mn(0). Ejemplos no limitativos de hidruros de metales e hidruros de metaloides incluyen compuestos de hidruro de boro (p. ej., NaBH4, LiBH4, LiB(Et)3H, selectruros (p. ej., L-selectruro) y boranos (p. ej., 9-BBN y alpinoborano)), compuestos de hidruro de aluminio (p. ej., LiAlH4, Red-Al® y alanos (p. ej., DIBAL)), hidrosilanos (p. ej., PMHS y Ph2 SiH2 ), hidroestannanos (p. ej., Bu3SnH), complejos de hidruro de cobre (p. ej., reactivo de Stryker), complejos de hidruro de paladio, complejos de hidruro de platino, complejos de hidruro de iridio,
complejos de hidruro de rodio y complejos de hidruro de rutenio. Los agentes reductores se pueden formar in situ, p. ej., un complejo de hidruro de cobre se puede formar mediante una reacción de una sal de cobre con, p. ej., un compuesto de hidruro de boro o un hidrosilano. Así, algunos agentes reductores (p. ej., compuestos de hidruro de boro, hidrosilanos e hidroestannanos) se pueden usar en combinación con una cantidad catalítica de una sal metálica (p. ej., sal de Cu, Pd, Pt, Ir, Rh o Ru). Alternativamente, los agentes reductores catalíticos pueden ser sales metálicas (p. ej., isopropóxido de aluminio o un complejo de rutenio) en combinación con un alcohol, que sufre hidrogenación por transferencia de compuestos que contienen carbonilo sin la intermediación de un hidruro metálico. Ejemplos no limitativos de reacciones de hidrogenación por transferencia incluyen la reducción de Meerwein-Ponndorf-Verley (p. ej., usando isopropóxido de aluminio/isopropanol) e hidrogenación por transferencia catalizada por Ru (p. ej., Hashiguchi y cols., J. Am. Chem. Soc., 117:7562-7563, 1995).
Cuando un sustrato es un compuesto carbonílico a,p-insaturado (p. ej., una a,p-enona), un agente reductor puede ser un agente reductor de 1,2 o un agente reductor de 1,4. Por ejemplo, una reacción entre un compuesto carbonílico a,p-insaturado y un agente reductor de 1,2 puede proporcionar, p. ej., un alcohol alílico (o una amina alílica, si el compuesto de partida es una enamida), mientras que una reacción entre un compuesto carbonílico a,pinsaturado y un agente reductor de 1,4 puede proporcionar un compuesto a,p-saturado y puede dejar el grupo carbonilo intacto después del tratamiento de la mezcla de reacción. Ejemplos no limitativos de agentes reductores de 1,2 incluyen hidruros de metales e hidruros de metaloides, p. ej., compuestos de hidruro de aluminio, compuestos de hidruro de boro (p. ej., CeCb con NaBH4) y complejos de hidruro de rutenio. Ejemplos no limitativos de agentes reductores de 1,4 incluyen compuestos de hidruro de boro, hidroestannanos, complejos de hidruro de cobre (p. ej., reactivo de Stryker), complejos de hidruro de paladio, complejos de hidruro de platino, complejos de hidruro de iridio, complejos de hidruro de rodio y complejos de hidruro de rutenio.
Un compuesto que tiene un grupo de salida alílico (p. ej., un carboxilato, un haluro o un sulfonato) se puede tratar con un agente reductor alílico para reemplazar el grupo de salida por un átomo de hidrógeno. Un ejemplo no limitativo de agente reductor alílico es una sal de paladio en combinación con una sal de ácido fórmico (p. ej., formiato de trialquilamonio).
Aminas Enmascaradas y Agentes Desenmascarantes de Amina
Los compuestos usados en los métodos de la descripción pueden contener una amina enmascarada o desenmascarada (p. ej., en el carbono C.35 de la estructura de eribulina). Una amina desenmascarada es -NH2. La amina se puede enmascarar usando métodos conocidos en la técnica, p. ej., al proteger la amina con un grupo protector de N. Alternativamente, la amina se puede enmascarar como un resto que contiene nitrógeno, que se puede hacer reaccionar con un agente desenmascarante de amina para proporcionar una amina. Ejemplos no limitativos de los restos que contienen nitrógeno incluyen azida, una imida (p. ej., ftalimida). Los agentes desenmascarantes de amina pueden ser los conocidos en la técnica para retirar grupos protectores de N de las aminas. En un ejemplo no limitativo, un grupo Boc se puede retirar usando agentes desenmascarantes de amina conocidos en la técnica, p. ej., un ácido de Bronsted (p. ej., HCI en 1,4-dioxano o ácido trifluoroacético). Cuando la amina se enmascara como azida, la amina se puede desenmascarar al someter el compuesto que contiene la amina enmascarada a condiciones de reacción de Staudinger (p. ej., al poner en contacto con una fosfina, tal como trialquilfosfina, dialquilarilfosfina, alquildiarilfosfina o triarilfosfina) o al hacer reaccionar el compuesto que contiene la amina enmascarada con un agente reductor (p. ej., LiAlH4). Cuando la amina está enmascarada como una imida (p. ej., ftalimida), la amina se puede desenmascarar al hacer reaccionar con un agente desenmascarante de amina conocido en la técnica, p. ej., hidrazina.
Grupos Protectores de Hidroxilo y Agentes de Retirada de Grupos protectores de Hidroxilo
Los grupos protectores de hidroxilo pueden ser como se definen en la presente. En particular, un grupo protector de hidroxilo puede ser un acilo, un sulfonilo, un arilalquilo (p. ej., bencilo o p-metoxibencilo), un arilo (p. ej., pmetoxifenilo), o un sililo opcionalmente sustituido (p. ej., TMS, t Es , TBS, TIPS, TBDPS o TPS). Grupos protectores de hidroxilo, agentes protectores de hidroxilo y condiciones de reacción protectoras de hidroxilo se pueden seleccionar para proteger selectivamente ciertos grupos hidroxilo en un compuesto, mientras que dejan otros grupos hidroxilo desprotegidos. La elección de grupos protectores de hidroxilo para un compuesto puede facilitar estrategias de desprotección posteriores, ya que algunos grupos protectores de hidroxilo se pueden retirar en presencia de otros usando agentes de retirada del grupo protector de hidroxilo apropiados. Algunas de estas estrategias que implican la elección de grupos protectores de hidroxilo sililo se analizan, p. ej., en Silicon-Based Blocking Agents, Gelest, Inc., 2011.
Agentes de retirada del grupo protector de hidroxilo son los agentes que pueden reaccionar con un compuesto que tiene un grupo hidroxilo protegido para proporcionar el compuesto con un grupo hidroxilo desprotegido. Agentes de retirada del grupo protector de hidroxilo y condiciones de reacción de desprotección pueden ser conocidos en la técnica. En un ejemplo no limitativo, hidroxilo enmascarado como éter silílico se puede desenmascarar mediante una reacción con una fuente de fluoruro (p. ej., una sal de fluoruro, tal como KF o TBAF). Alternativamente, hidroxilo
protegido como éter de TMS o TES se puede desproteger mediante una reacción con un ácido de Bronsted (p. ej., un ácido carboxílico). En otro ejemplo no limitativo, hidroxilo protegido como un éster se puede desproteger mediante una reacción con un alcóxido Ci-6 (p. ej., alcóxido Ci-6 alcalino o alcóxido Ci-6 alcalinotérreo). En otro ejemplo no limitativo, hidroxilo protegido como un éter arilalquílico (p. ej., éter 1 -arilalqu-1-ílico) se puede desproteger usando una reacción de reducción, p. ej., con Pd/C y H2 o con Na/NH3. Alternativamente, hidroxilo protegido como un éter alcoxiarilalquílico (p. ej., éter de MPM) se puede desproteger mediante una reacción con 2,3-dicloro-5,6-diciano-1,4-benzoquinona (DDQ). En otro ejemplo no limitativo más, hidroxilo protegido como éter alcoxialquílico (p. ej., 1 -alcoxialqu-1-ilo) o éter de THP se puede desproteger mediante una reacción con un ácido de Bronsted. Dioles protegidos cíclicos, tales como acetales o cetales (p. ej., como 2-alquil-1,3-dioxolano, 2,2-dialquil-1,3-dioxolano, 2-alquil-1,3-dioxano o 2,2-dialquil-1,3-dioxano), se pueden desproteger mediante una reacción con un ácido de Bronsted (p. ej., un ácido carboxílico).
Dihidroxilación y Escisión Oxidativa del Enlace Carbono-Carbono
La reacción de dihidroxilación produce dioles a partir de olefinas. Las condiciones de reacción pueden ser las conocidas en la técnica. La reacción de dihidroxilación puede ser directa (p. ej., dihidroxilación de Sharpless, dihidroxilación de Upjohn o dihidroxilación de Milas) o indirecta (p. ej., a través de epoxidación/hidrólisis, diborilación/oxidación o carboxilación/hidrólisis (p. ej., reacción de Woodward o reacción de Prévost)). Una reacción de dihidroxilación directa se puede realizar usando un complejo de osmio (p. ej., OsO4 o sal de osmiato). Una cantidad catalítica del complejo de osmio se puede usar en las reacciones de dihidroxilación en combinación con un agente oxidante adicional (p. ej., W-óxido de W-metilmorfolina o peróxido de hidrógeno). La reacción de dihidroxilación se puede hacer estereoselectiva al incluir un ligando quiral (p. ej., en mezcla AD, que es una mezcla de osmiato y un ligando quiral).
Cuando se realiza una reacción de dihidroxilación con un complejo de osmio y una sal de peryodato como agente oxidante, el doble enlace carbono-carbono de una olefina se puede escindir para proporcionar dos grupos carbonilo. La transformación de una olefina en dos grupos carbonilo se denomina en la presente una reacción de escisión. Las condiciones de la reacción de escisión pueden ser conocidas en la técnica. Ejemplos no limitativos de condiciones de la reacción de escisión pueden ser condiciones de reacción de ozonolisis o una reacción con un complejo de osmio (p. ej., OsO4 o sal de osmiato) y una sal de peryodato. Un diol vecino se puede escindir mediante peryodato sódico o permanganato potásico.
Epimerizaciones
Se pueden usar reacciones de epimerización para invertir un centro estereogénico que tiene una identidad estereoquímica no deseada. Por ejemplo, a través de epimerización, el centro estereogénico R se puede convertir en el centro estereogénico S y viceversa. La epimerización de un carbono sp3 estereogénico unido a un átomo de nitrógeno y a un grupo hidroxilo se puede conseguir a través de una secuencia de reacciones que implica la oxidación del grupo hidroxilo hasta un grupo carbonilo seguida por una reacción de reducción de 1,2. La reacción de reducción de 1,2 puede proporcionar la identidad estereoquímica deseada diastereoselectivamente, o la reacción se puede llevar a cabo usando un catalizador quiral, un adyuvante quiral o un agente reductor quiral. Ejemplos no limitativos de agentes reductores quirales incluyen alpinoborano y prapinoborano. Ejemplos no limitativos de reacciones de reducción en 1,2 que implican catalizadores quirales son reducción de Corey-Bakshi-Shibata, hidrogenación de Noyori e hidrogenación por transferencia de Noyori. La secuencia de reacción de oxidación/reducción se puede llevar a cabo in situ usando resolución cinética dinámica. Una resolución cinética dinámica puede implicar además una reacción con un agente protector de hidroxilo, que retira el estereoisómero deseado del equilibrio reducción/oxidación. En un ejemplo no limitativo, una resolución cinética dinámica de alcoholes secundarios quirales puede implicar el equilibrado de reducción/oxidación usando r|5-Ph5CpRu(CO)2H en combinación con esterificación enantioselectiva usando acetato de isopropenilo catalizada por una enzima lipasa (p. ej., lipasa B procedente de Candida Antárctica, véase, p. ej., Martin-Matute y cols., J. Am. Chem. Soc., 127:8817-8825, 2005).
La epimerización también se puede llevar a cabo sobre un compuesto que contiene un resto tetrahidropiran-2-ilacetaldehído, en el que el carbono 2 del anillo de pirano exhibe una identidad estereoquímica no deseada. La puesta en contacto de este compuesto con L-prolina puede proporcionar equilibrio entre dos estereoisómeros. Si están presentes otros centros estereogénicos no equilibradores en el compuesto, el estereoisómero más estable estará presente en una cantidad mayor con relación a otro u otros estereoisómeros en equilibrio con el estereoisómero más estable.
Se entiende que los siguientes ejemplos ilustran los métodos de la descripción. No pretenden limitar los métodos de ningún modo. (Solo los métodos o productos intermedios cubiertos por el alcance de las reivindicaciones forman parte de la invención).
Ejemplos
Ejem plo 1 - Preparación del Fragm ento C.1-C.15

(2S,3S,4R,5R)-2-alil-4-(benciloxi)-5-((2,2-dimetil-1,3-dioxolan-4-il)metil)tetrahidrofuran-3-ol

Una mezcla diastereoisomera 3:1 (600 g) de dibenzoato de (R)-3-((2R,3R,4S,5S)-5-alil-3-(benciloxi)-4-hidroxitetrahidrofuran-2-il)propano-1,2-diílo y dibenzoato de (S)-3-((2R,3R,4S,5S)-5-alil-3-(benciloxi)-4-hidroxitetrahidrofuran-2-il)propano-1,2-diílo se disolvió en metanol (1800 ml) a temperatura ambiente. Se añadió carbonato potásico (241 g, 1742 mmol) y la mezcla resultante se agitó entre 55 y 60°C durante 4 h. Se añadió agua (1500 ml) y la mezcla resultante se extrajo cuatro veces con n-heptano (2400 ml cada vez). La capa acuosa se diluyó con agua (1200 ml) y se extrajo dos veces con acetato de etilo (3000 ml cada vez). Las capas orgánicas combinadas se concentraron a vacío y se destilaron azeotrópicamente dos veces con tolueno (1200 ml, cada vez). Tras la adición de la acetona (1200 ml), se generaron materiales insolubles. La mezcla se filtró a través de 200 g de taco de gel de sílice, que a continuación se enjuagó con acetona (1200 ml). El filtrado combinado se concentró a
vacío para dar 216 g de aceite pardo, que se disolvió en acetona (864 ml) a temperatura ambiente. Se añadieron 2,2-dimetoxipropano (103 ml, 841 mmol) y ácido sulfúrico (1,9 ml, 35 mmol). La mezcla resultante se agitó durante 4 h y a continuación se trató con NaHCO3 acuoso saturado (8%) (216 ml) y agua (540 ml). La mezcla resultante se extrajo dos veces con MTBE (864 ml cada vez). Las capas orgánicas combinadas se lavaron dos veces con NaCl acuoso al 30% (430 ml cada vez) y a continuación tres veces con agua (450 ml cada vez). La capa orgánica resultante se concentró a vacío y se destiló azeotrópicamente con tolueno (864 ml) para dar 219 g del producto buscado como un aceite pardo. 1H NMR (mezcla diastereoisómera 3:1, 400 MHz, CDCh) 5 ppm 1,31 (s, 3 H (minoritario)) 1,36 (s, 3 H (mayoritario)) 1,40 (s, 3 H) 1,93 (t, J=6,4 Hz, 2 H) 1,96 - 2,09 (m, 1 H) 2,32 - 2,41 (m, 1 H) 2,42 - 2,52 (m, 1 H) 3,53 - 3,62 (m, 1 H) 3,66 (td, J=6,7, 4,7 Hz, 1 H) 3,79 (dd, J=4,7, 2,1 Hz, 1 H (mayoritario)) 3,81 (dd, J=4,7, 2,1 Hz, 1 H (minoritario)) 3,97 - 4,04 (m, 1 H) 4,06 - 4,12 (m, 1 H) 4,12 - 4,17 (m, 1 H) 4,24 (dt, J=13,1, 6,5 Hz, 1 H) 4,51 (d, J=12,0 Hz, 1H (minoritario)) 4,54 (d, J=12,0 Hz, 1 H (mayoritario)) 4,65 (d, J=11,7 Hz, 1 H (mayoritario)) 4,66 (d, J=12,0 Hz, 1 H (minoritario)) 5,05 - 5,18 (m, 2 H) 5,77 - 5,93 (m, 1 H) 7,28 - 7,41 (m, 5 H).
4-(((2R,3S,4S,5S)-5-alil-3-(benciloxi)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)metil)-2,2-dimetil-1,3-dioxolano

Una mezcla diastereoisómera 3:1 de (2S,3S,4R,5R)-2-alil-4-(benciloxi)-5-(((R)-2,2-dimetil-1,3-dioxolan-4-il)metil)tetrahidrofuran-3-ol y (2S,3S,4R,5R)-2-alil-4-(benciloxi)-5-(((S)-2,2-dimetil-1,3-dioxolan-4-il)metil)tetrahidrofuran-3-ol (219 g, 629 mmol) se destiló azeotrópicamente con Th F anhidro (329 ml). El aceite resultante se añadió a un reactor con DMF (329 ml). Se añadió TBAI (46,4 g, 126 mmol) y la mezcla resultante se enfrió hasta una temperatura que variaba de 0 a 5°C. Se añadió alcohol terc-butílico, derivado potásico 1,0 M (691 ml, 691 mmol) a una velocidad tal para mantener la temperatura interna por debajo de 10°C. Tras la adición, la reacción se dejó agitar durante 15 minutos. A continuación, se añadió alfa-cloro-4-metoxitolueno (98 ml, 720 mmol) a una velocidad tal para mantener la temperatura interna por debajo de 15°C. Tras la adición, la reacción se agitó entre 0-5°C. Después del consumo completo de la materia prima, la reacción se desactivó con MeONa (25 %) en solución de MeOH (21,6 ml, 94,3 mmol) diluido en metanol acuoso (288 ml) a tal velocidad que la temperatura interna permaneciera por debajo de 10°C. A continuación, la mezcla se dejó calentar hasta 20-25°C y a continuación se concentró a vacío para retirar materias volátiles. La solución restante se repartió entre agua (1095 ml) y MTBE (1643 ml). La capa orgánica se lavó dos veces con NaCl acuoso al 30% (876 ml), se secó sobre MgSO4, se filtró y se concentró a vacío. El residuo resultante se diluyó con MTBE (219 ml) y el sólido restante se separó por filtración. El filtrado se concentró a vacío para dar 295 g del producto buscado como un aceite pardo rojizo. 1H NMR (mezcla diastereoisómera 3:1,400 MHz, CDCb) 5 ppm 1,31 (s, 3 H (minoritario)) 1,35 (s, 3 H (mayoritario)) 1,37 - 1,42 (m, 3 H) 1,87 - 2,03 (m, 2 H) 2,26 - 2,52 (m, 2 H) 3,57 (t, J=7,9 Hz, 1 H) 3,72 (dd, J=7,3, 3,5 Hz, 1 H (mayoritario)) 3,74 (d, J=3,2 Hz, 1 H (minoritario)) 3,78 - 3,86 (m, 5 H) 3,98 - 4,14 (m, 2 H) 4,15 - 4,30 (m, 1 H) 4,33 - 4,41 (m, 2 H) 4,42 -4,46 (m, 1 H) 4,57 (d, J=12,0 Hz, 1 H) 5,00 - 5,10 (m, 2 H) 5,73 - 5,91 (m, 1 H) 6,85 - 6,91 (m, 2 H) 7,19 - 7,24 (m, 2 H) 7,27 - 7,39 (m, 5 H)
2-((2S,3S,4S,5R)-4-(benciloxi)-5-((2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)acetaldehído
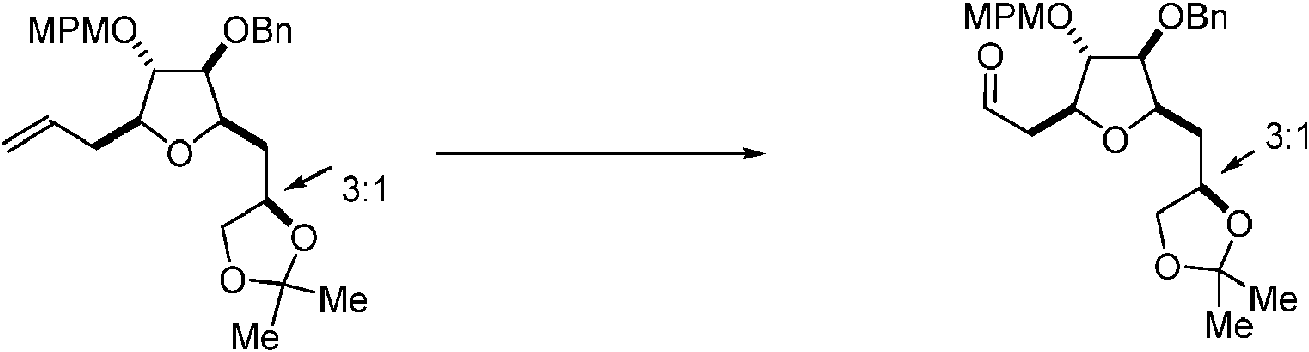
Una mezcla diastereoisómera 3:1 de 2-((2S,3S,4S,5R)-4-(benciloxi)-5-(((R)-2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)acetaldehído y 2-((2S,3S,4S,5R)-4-(benciloxi)-5-(((S)-2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)acetaldehído (100 g, 213 mmol) se disolvió en 1,4-dioxano (600 ml) y agua (200 ml). Se añadieron 2,6-lutidina (49,7 ml, 427 mmol) y una solución de ácido ósmico (2,5% en peso, 25 ml, 2,458 mmol) en t-BuOH. La mezcla resultante se enfrió hasta una temperatura por debajo de 20°C y se añadió
metaperyodato sódico (137 g, 640 mmol). Después de agitarse durante 5 h a temperatura ambiente, la mezcla de reacción se trató con agua (1250 ml). La mezcla resultante se extrajo dos veces con tolueno (1000 ml cada vez). Las capas orgánicas combinadas se lavaron secuencialmente con una solución de sulfito sódico (40,3 g, 320 mmol) en agua (200 ml), ácido clorhídrico 1,0 M en agua (500 ml, 500 mmol), NaHCO3 acuoso saturado (8%) (200 ml) y NaCl acuoso al 30% (200 ml). La capa orgánica se concentró a vacío, y el residuo se filtró a través de un taco de gel de sílice (150 ml), que se enjuagó con n-heptano/acetato de etilo (1/1 = 1000 ml). La concentración a vacío proporcionaba 102 g del producto buscado como un aceite pardo oscuro. 1H NMR (mezcla diastereoisómera 3:1, 400 MHz, CDCls) ó ppm 1,31 (s, 1 H(minoritario)) 1,35 (s, 3 H(mayoritario)) 1,39 (s, 3 H) 1,87 - 2,14 (m, 2 H) 2,66 (dd, J=5,8, 1,8 Hz, 1 H) 2,70 - 2,78 (m, 1 H) 3,55 (dd, J=8,2, 7,3 Hz, 1 H) 3,76 (dd, J=2,9, 0,8 Hz, 1 H(mayoritario)) 3,77 (dd, J=2,7, 0,6 Hz, 1 H(minoritario)) 3,79 - 3,84 (m, 4 H) 4,00 (dd, J=7,8, 6,0 Hz, 1 H(mayoritario)) 4,06 (dd, J=8,2, 5,8 Hz, 1 H(minoritario)) 4,12 (dt, J=8,9, 3,8 Hz, 1H) 4,17 - 4,24 (m, 1 H) 4,28 (ddd, J=7,3, 5,6, 2,9 Hz, 1 H) 4,36 - 4,50 (m, 3 H) 4,54 (d, J=12,2 Hz, 1 H) 4,55 (d, J=11,9 Hz, 1 H) 6,85 - 6,91 (m, 2 H) 7,15 - 7,39 (m, 7 H) 9,73 (t, J=2,0 Hz, 1 H)
2-((2S,3S,4S,5R)-4-(benciloxi)-5-(((R)-2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)-1-(furan-2-il)etan-1-ol

Se añadieron furano (22,40 ml, 308,0 mmol) y THF (800 ml) a un reactor y se enfriaron hasta 0°C. Se añadió n-BuLi (1,6 M, 110 ml, 276 mmol) mientras se mantenía la temperatura interna por debajo de 15°C. Después de agitarse durante 1 h a una temperatura entre 10 y 20°C, la solución resultante se enfrió hasta una temperatura por debajo de -20°C. Se añadió una solución de una mezcla diastereoisómera 3:1 de 2-((2S,3S,4S,5R)-4-(benciloxi)-5-(((R)-2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)acetaldehído y 2-((2S,3s ,4S,5R)-4-(benciloxi)-5-(((S)-2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)acetaldehído (102 g, 212 mmol) en THF (300 ml) mientras se mantenía la temperatura interna por debajo de -10°C. La mezcla de reacción resultante se agitó a una temperatura entre -5 y -15°C durante 1 h. Se añadieron NH4Cl acuoso saturado (27% en peso) (500 ml) y agua (200 ml) y la mezcla se dejó calentar hasta temperatura ambiente. Las capas se separaron y la capa orgánica se lavó dos veces con NaCl acuoso al 30% (400 ml) y se concentró a vacío. El residuo se filtró a través de un taco de gel de sílice (300 ml), enjuagando con n-heptano/acetato de etilo (3/2, 1300 ml). La concentración del filtrado proporcionaba 94 g del producto buscado como un aceite pardo.
4-(((2R,3S,4S,5S)-3-(benciloxi)-5-((E)-2-(furan-2-il)vinil)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)metil)-2,2-dimetil-1,3-dioxolano

Se disolvió 2-((2S,3S,4S,5R)-4-(benciloxi)-5-(((R)-2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)-1-(furan-2-il)etan-1-ol (94 g) en dimetilacetamida (893 ml). Se añadió yoduro de metiltrifenoxifosfonio (99 g, 218 mmol) mientras se mantenía la temperatura interna por debajo de 25°C. La reacción resultante se mantuvo agitando entre 20-25°C en la oscuridad durante 2,5 h. La mezcla de reacción se diluyó con MTBE (1410 ml) y se enfrió hasta por debajo de 10°C. Se añadió una solución de KOH (88 g, 1571 mmol) en agua (1128 ml) mientras se mantenía la temperatura interna por debajo de 30°C. La capa acuosa se separó y se extrajo
dos veces con MTBE (940 ml). Las capas orgánicas combinadas se lavaron tres veces con NaCI acuoso al 30% (1128 ml) y se concentraron a vacío. El residuo se filtró a través de un taco de gel de sílice (200 ml), que a continuación se enjuagó con n-heptano/acetato de etilo (2/1, 1500 ml). La concentración del filtrado daba 87,9 g del producto buscado como un aceite pardo. 1H NMR (mezcla diastereoisómera 3:1,400 MHz, CDCh) 5 ppm 1,31 (s, 3 H(minoritario)) 1,35 (s, 3 H(mayoritario)) 1,40 (s, 3 H) 1,87 - 2,20 (m, 2 H) 3,58 (t, J=7,3 Hz, 1 H) 3,78 - 3,81 (m, 3 H) 3,88 (d, J=3,4 Hz, 1 H(mayoritario)) 3,89 (d, J=3,7 Hz, 1 H(minoritario)) 4,03 (dd, J=7,8, 6,0 Hz, 1 H(minoritario)) 4,09 (dd, J=8,2, 6,1 Hz, 1 H(mayoritario)) 4,17 (dt, J=9,5, 3,7 Hz, 1 H) 4,22 - 4,31 (m, 1 H) 4,36 (dd, J=7,3, 3,4 Hz, 1 H) 4,42 - 4,51 (m, 3 H) 4,59 (d, J=12,5 Hz, 1 H(mayoritario)) 4,60 (d, J=11,9 Hz, 1 H(minoritario)) 6,15 - 6,26 (m, 2 H) 6,37 (dd, J=3,2, 2,0 Hz, 1 H) 6,39 - 6,49 (m, 1 H) 6,84 - 6,89 (m, 2 H) 7,19 - 7,24 (m, 2 H) 7,26 - 7,38 (m, 5 H)
(2R)-1 -((2S,3R,4S,5R)-4-(benciloxi)-5-((2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)-2-(furan-2-il)etano-1,2-diol

Se añadieron a un reactor (DHQ)2 PHAL (1,267 g, 1,627 mmol), óxido de potasio y osmio(VI) (0,216 g, 0,651 mmol), carbonato potásico (67,5 g, 488 mmol) e hidrato de ferricianuro(III) potásico (161 g, 488 mmol). Se añadieron agua (847 ml) y 2-metilpropan-2-ol (424 ml). La mezcla resultante se enfrió por debajo de 7°C. Se añadió metanosulfonamida (18,57 g, 195 mmol) seguido por una solución de una mezcla diastereoisómera 3:1 de (R)-4-(((2R,3S,4S,5S)-3-(benciloxi)-5-((E)-2-(furan-2-il)vinil)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)metil)-2,2-dimetil-1,3-dioxolano y (S)-4-(((2R,3S,4S,5S)-3-(benciloxi)-5-((E)-2-(furan-2-il)vinil)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)metil)-2,2-dimetil-1,3-dioxolano (84,7 g, 162,693 mmol) en ferc-butanol (424 ml). La mezcla resultante se agitó durante 3 días entre 13-18°C. Se añadieron sulfito sódico (103 g, 813 mmol) y agua (339 ml), y la mezcla resultante se agitó durante 30-60 min mientras se calentaba hasta temperatura ambiente. La mezcla se extrajo dos veces con acetato de etilo (2100 ml). Las capas orgánicas combinadas se lavaron con KOH acuoso 2 M (296 ml) y NaCl acuoso al 30% (424 ml). La concentración a vacío seguida por purificación en bloque de gel de sílice usando un gradiente de 25 - 66% de acetato de etilo en n-heptano como eluyente proporcionaba 71,6 g del producto buscado como un aceite pardo. 1H NMR (mezcla diastereoisómera 3:1, 400 MHz, CDCh) 5 ppm 1,33 - 1,38 (m, 3 H) 1,39 -1,42 (m, 3 H) 1,85 - 2,09 (m, 2 H) 3,57 (t, J=7,8 Hz, 1 H) 3,78 (d, J=3,1 Hz, 1 H) 3,81 (s, 3 H) 3,83 - 3,87 (m, 1 H) 3,89 (s a., 1 H) 4,04 - 4,12 (m, 3 H) 4,16 - 4,24 (m, 1 H) 4,34 - 4,49 (m, 3 H) 4,62 (d, J=11,6 Hz, 1 H(mayoritario)) 4,63 (d, J=11,6 Hz, 1 H(minoritario)) 4,73 (d, J=7,0 Hz, 1 H(mayoritario)) 4,76 (d, J=6,1 Hz, 1 H(minoritario)) 6,34 -6,37 (m, 2 H) 6,86 - 6,91 (m, 2 H) 7,16 - 7,24 (m, 2 H) 7,27 - 7,44 (m, 6 H).
3-((2R,3S,4R,5S)-3-(benciloxi)-5-((2R)-2-(furan-2-il)-1,2-dihidroxietil)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)propano-1,2-diol

Una mezcla diastereoisómera 3:1 de (2R)-1-((2S,3R,4S,5R)-4-(benciloxi)-5-(((R)-2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)-2-(furan-2-il)etano-1,2-diol y (2R)-1-((2S,3R,4S,5R)-4-(benciloxi)-5-(((S)-2,2-dimetil-1,3-dioxolan-4-il)metil)-3-((4-metoxibencil)oxi)tetrahidrofuran-2-il)-2-(furan-2-il)etano-1,2-diol (71,6 g, 129 mmol) se disolvió en ácido acético (501 ml). Se añadió agua (125 ml) y la mezcla resultante se agitó a temperatura ambiente durante la noche. La mezcla de reacción se concentró a vacío y se destiló azeotrópicamente con tolueno (500 ml). El residuo se filtró a través de un taco de gel de sílice (200 ml), que a continuación se enjuagó con nheptano/acetato de etilo (1/1, 1 l) y acetato de etilo (3,5 l). La concentración del filtrado daba 69,4 g del producto buscado como un aceite pardo.
Diacetato de 3-((2R,3S,4R,5R)-5-((1S)-acetoxi((2R)-6-acetoxi-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)propano-1,2-diílo

Una mezcla diastereoisómera 3:1 de (R)-3-((2R,3S,4R,5S)-3-(benciloxi)-5-((1 R,2R)-2-(furan-2-il)-1,2-dihidroxietil)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)propano-1,2-diol y (S)-3-((2R,3S,4R,5S)-3-(benciloxi)-5-((1 R,2R)-2-(furan-2-il)-1,2-dihidroxietil)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)propano-1,2-diol (69,4 g) se disolvió en Th F (989 ml) y agua (247 ml) y se enfrió hasta por debajo de 5°C. Se añadieron bicarbonato sódico (21,53 g, 256,3 mmol) y acetato sódico (10,51 g, 128,1 mmol). Se añadió NBS (23,94 g, 134,5 mmol) mientras se mantenía la temperatura interna por debajo de 5°C. Después de agitarse durante 1 h a una temperatura entre 0 y 5°C, la mezcla de reacción se trató con una solución de yoduro potásico (10,63 g, 64,06 mmol) en agua (165 ml) y se diluyó con EtOAc (2000 ml). La capa orgánica se lavó con una solución de tiosulfato sódico (16,21 g, 102,5 mmol) en agua (198 ml) seguido por NaCl acuoso al 30% (132 ml). Los disolventes se retiraron a vacío. El residuo resultante (71 g) se disolvió en diclorometano (613 ml) y se enfrió hasta 0°C. Se añadieron piridina (198 ml, 2444 mol), anhídrido acético (121 ml, 1285 mol) y 4-dimetilaminopiridina (1,57 g, 12,8 mmol). Después de agitarse durante la noche a una temperatura entre 0 y 15°C, la mezcla de reacción se trató con NH4 Cl acuoso saturado (27% en peso) (545 ml) y agua (136 ml). Las capas se separaron, y la capa acuosa se extrajo con diclorometano (341 ml). Las capas orgánicas combinadas se lavaron dos veces con ácido clorhídrico acuoso 0,5 M (409 ml) seguido por NaCl acuoso al 30% (477 ml). La concentración seguida por filtración a través de un taco de gel de sílice (60 ml), que a continuación se enjuagó con heptano/acetato de etilo (1/1, 1500 ml), proporcionaba 92 g del producto buscado como un aceite pardo.
Diacetato de 3-((2R,3S,4R,5R)-5-((1S)-acetoxi((2R)-6-alil-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)propano-1,2-diílo

Se disolvió diacetato de 3-((2R,3S,4R,5R)-5-((1S)-acetoxi((2R)-6-acetoxi-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)propano-1,2-diílo (92 g, 129 mmol) en acetonitrilo (902 ml) y se enfrió hasta -15°C. Se añadió aliltrimetilsilano (51,3 ml, 323 mmol) seguido por BF3OEt2 (21,26 ml, 167,7 mmol) mientras se mantenía la temperatura interna por debajo de -10°C. La solución resultante se agitó a una temperatura entre -10 y 0°C hasta que la reacción fuera completa. A continuación, se añadieron NaHCO3 acuoso saturado (8%) (902 ml) y MTBE (721 ml) y la mezcla resultante se dejó calentar hasta temperatura ambiente. Las capas se separaron, y la capa acuosa se extrajo con MTBE (721 ml). Las capas orgánicas combinadas se lavaron dos veces con NaCl acuoso al 30% (721 ml) y se concentraron a vacío. El residuo se diluyó con MTBE (1500 ml) y se lavó con HCI 1 M (250 ml), NaHCo3 acuoso saturado (8%) (250 ml) y NaCl acuoso al 30% (250 ml). La concentración seguida por filtración a través de un taco de gel de sílice (100 ml), que a continuación se enjuagó con nheptano/acetato de etilo (2/3, 1200 ml), proporcionaban 54,2 g del producto buscado como un aceite pardo.
Diacetato de 3-((2R,3R,4R,5R)-5-((1S)-acetoxi((2R)-6-alil-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-hidroxitetrahidrofuran-2-il)propano-1,2-diílo

Se disolvió diacetato de 3-((2R,3S,4R,5R)-5-((1S)-acetoxi((2R)-6-alil-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-((4-metoxibencil)oxi)tetrahidrofuran-2-il)propano-1,2-diílo (54,2 g) en diclorometano (542 ml) y se trató con agua (136 ml) y DDQ (25,3 g, 111 mmol). Después de agitarse durante 2 h a temperatura ambiente, la mezcla de reacción se diluyó con diclorometano (700 ml) y agua (700 ml). Se añadieron NaHCO3 acuoso saturado (8%) (870 ml) y tiosulfato sódico (35,2 g, 223 mmol) y la mezcla resultante se agitó a temperatura ambiente durante 10 min. Las capas se separaron y la capa acuosa se extrajo con diclorometano (271 ml). Las capas orgánicas combinadas se lavaron con NaHCO3 acuoso saturado (8%) (325 ml) y NaCl acuoso al 30% (217 ml). La concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 60% de acetato de etilo en n-heptano como eluyente proporcionaban 31,2 g del producto buscado como un aceite pardo. 1H NMR (una mezcla de 4 diastereoisómeros 9:3:3:1, 400 MHz, CDCh) 5 ppm 1,84 - 1,98 (m, 2 H) 2,04 (d, J=12,9 Hz, 9 H) 2,43 (d, J=8,2 Hz, 2 H) 3,89 (dt, J=7,6, 2,1 Hz, 1 H) 3,98 - 4,06 (m, 2 H) 4,07- 4,18 (m, 2 H) 4,34 (dd, J=11,9, 3,3 Hz, 1 H) 4,43 (d, J=5,1 Hz, 1 H) 4,55 (d, J=11,7 Hz, 1 H) 4,60-4,65 (m, 1 H) 4,66 - 4,73 (m, 1 H) 5,12 - 5,23 (m, 3 H) 5,51 (dd, J=6,6, 5,1 Hz, 1 H (mayoritario)) 5,55 (dd, J=5,9, 4,7 Hz, 1 H(minoritario)) 5,75 - 5,88 (m, 1 H) 6,12 (dd, J=10,6, 2,3 Hz, 1 H) 6,90 (dd, J=10,4, 1,4 Hz, 1 H(minoritario)) 6,95 (dd, J=10,6, 2,3 Hz, 1 H(mayoritario)) 7,27 - 7,40 (m, 5 H)
Diacetato de 3-((2R,3S,5S)-5-((1 R)-acetoxi((2R)-6-alil-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-oxotetrahidrofuran-2-il)propano-1,2-diílo

Se añadió diclorometano (219 ml) a temperatura ambiente a diacetato de 3-((2R,3R,4R,5R)-5-((1S)-acetoxi((2R)-6-alil-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-hidroxitetrahidrofuran-2-il)propano-1,2-diílo (27,4 g, 48,9 mmol). Se añadieron bicarbonato sódico (12,32 g, 146,6 mmol), peryodinano de Dess-Martin (30,1 g, 70,872 mmol) y agua (0,176 ml, 9,78 mmol). La mezcla resultante se agitó a temperatura ambiente hasta que se consumía toda la materia prima. A continuación, se diluyó con agua (301 ml) y MTBE (301 ml). Se añadieron bicarbonato sódico (12,32 g, 146,6 mmol) y tiosulfato sódico (19,32 g, 122,2 mmol) y la mezcla resultante se agitó a temperatura ambiente a lo largo de 10 min. Las capas se separaron y la capa acuosa se extrajo con MTBE (219 ml). Las capas orgánicas combinadas se lavaron con NaHCO3 acuoso saturado (8%) (137 ml) y NaCl acuoso al 30% (137 ml). La concentración a vacío seguida por destilación azeotrópica con tolueno proporcionaba 33,1 g del producto buscado como un aceite pardo oscuro.
Diacetato de 3-((2R,3S,5S)-5-((1R)-acetoxi((2R)-6-alil-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-hidroxitetrahidrofuran-2-il)propano-1,2-diílo

Se disolvió diacetato de 3-((2R,3S,5S)-5-((1R)-acetoxi((2R)-6-alil-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-oxotetrahidrofuran-2-il)propano-1,2-diílo en diclorometano (406 ml) y MeOH (406 ml) y se enfrió hasta una temperatura por debajo de -75°C. Se añadió en porciones borohidruro sódico (2,75 g, 72,3 mmol) mientras se mantenía la temperatura interna por debajo de -75°C. Después de 1 h, se añadió acetona (95 ml, 1290 mmol) mientras se mantenía la temperatura interna por debajo de -75°C. Se añadieron NH4Cl acuoso saturado (27% en peso) (216 ml), agua (108 ml) y MTBE (325 ml). La mezcla resultante se dejó calentar hasta temperatura ambiente. Las capas se separaron y la capa acuosa se extrajo con MTBE (271 ml). Las capas orgánicas combinadas se lavaron dos veces con NaCl acuoso al 30% (189 ml) y se secaron sobre MgSO4. La filtración seguida por concentración a vacío proporcionaban 30,8 g de aceite pardo espeso, que se disolvió en diclorometano (271 ml). Se añadió dióxido de manganeso (42,1 g, 484 mmol) a la solución resultante. La suspensión resultante se agitó vigorosamente a temperatura ambiente durante la noche. A continuación, se añadieron 40 g de Celite®, y la suspensión resultante se agitó a temperatura ambiente durante 20 min. La filtración a través de un taco de Celite®, la concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice usando nheptano/acetato de etilo (1/2) como eluyente daban 23,8 g del producto buscado como un sólido espumoso.
Diacetato de 3-((2R,3S,5S)-5-((1R)-acetoxi((2R)-6-alil-3-oxotetrahidro-2H-piran-2-il)metil)-3-(benciloxi)-4-hidroxitetrahidrofuran-2-il)propano-1,2-diílo

Se disolvió diacetato de 3-((2R,3S,5S)-5-((1R)-acetoxi((2R)-6-alil-3-oxo-3,6-dihidro-2H-piran-2-il)metil)-3-(benciloxi)-4-hidroxitetrahidrofuran-2-il)propano-1,2-diílo (20 g, 35,7 mmol) en tolueno desoxigenado (460 ml) a temperatura ambiente. La solución resultante se purgó con nitrógeno durante 1 h y se desoxigenó y se añadió agua desoxigenada (purgada con nitrógeno durante 40 min) (1,22 ml, 67,8 mmol). Se añadió en 3 porciones hexámero de hidrido(trifenilfosfina)cobre(I) (16,0 g, 8,16 mmol). La suspensión roja resultante se agitó a lo largo de 4 h. Tras la finalización, la reacción se expuso a aire. Precipitaban productos de descomposición que contenían cobre. La suspensión parda resultante se filtró a través de un taco de Celite, que a continuación se enjuagó con tolueno hasta que no se observaba producto en el eluyente. La concentración a vacío seguida por purificación mediante cromatografía en columna usando un gradiente de 20 - 66% de acetato de etilo en n-heptano como eluyente daban 18,07 g del producto buscado como un aceite pardo.
Diacetato de 3-((2R,3S,3aS,8aR,9S,9aR)-9-acetoxi-7-alil-3-(benciloxi)-4a-metoxidecahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo
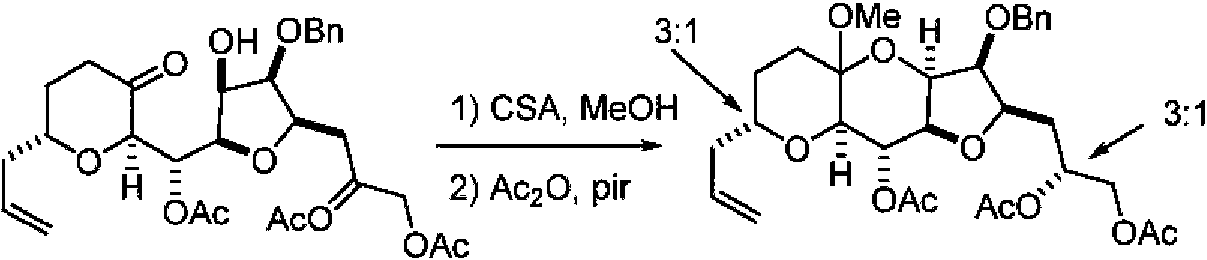
Se disolvió diacetato de 3-((2R,3S,5S)-5-((1R)-acetoxi((2R)-6-alil-3-oxotetrahidro-2H-piran-2-il)metil)-3-(benciloxi)-4-oxotetrahidrofuran-2-il)propano-1,2-diílo (23,4 g, 41,6 mmol) en metanol (281 ml). Se añadió ácido ((1S,4R)-7,7-dimetil-2-oxobiciclo[2.2.1]heptan-1-il)metanosulfónico (1,1 g, 5,0 mmol) y la solución resultante se agitó a 60°C hasta que toda la materia prima se consumía. La mezcla se enfrió hasta temperatura ambiente y se trató con TEA (0,870 ml, 6,24 mmol). Los disolventes se retiraron y el residuo se disolvió en acetato de etilo (468 ml). La solución resultante se lavó con NaCl acuoso al 30% (70,2 ml), se secó sobre MgSO4, se filtró y se concentró a vacío. El residuo se disolvió en diclorometano (140 ml) y piridina (46.8 ml) a temperatura ambiente. Se añadieron anhídrido acético (23,59 ml, 249,6 mmol) y 4-dimetilaminopiridina (0,508 g, 4,16 mmol) y la solución resultante se agitó a temperatura ambiente durante 1 h. La mezcla de reacción se trató con NH4Cl acuoso saturado (27% en peso) (140 ml), agua (46,8 ml) y MTBE (281 ml). La capa orgánica se separó y se lavó secuencialmente con ácido clorhídrico acuoso 1 M (94 ml), NaHCO3 acuoso saturado (8%) (70,2 ml) y NaCl acuoso al 30% (70,2 ml). El secado sobre MgSO4, la filtración, la concentración y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 25 - 40% de acetato de etilo en n-heptano como eluyente proporcionaban 12,3 g del producto buscado como un aceite pardo claro.
1H NMR (mezcla de 4 diastereoisómeros 9:3:3:1, CDCla) ó ppm 1,29 - 1,48 (m, 1 H) 1,54 - 1,78 (m, 3 H) 1,93 - 2,16 (m, 11 H) 2,17 - 2,40 (m, 2 H) 3,25 (s, 3H (minoritario 1)) 3,29 (s, 3H(minoritario 2)) 3,30 (s, 3H (mayoritario)) 3,55 (d, J=11,1 Hz, 1 H (mayoritario)) 3,56 (d, J=11,4 Hz, 1 H (minoritario)) 3,62-3,75 (m, 1 H) 3,98 - 4,26 (m, 4 H) 4,29 - 4,38 (m, 1 H) 4,39 - 4,45 (m, 1 H) 4,50 (d, J=11,7 Hz, 1 H (minoritario 2)) 4,52 (d, J=12,0 Hz, 1 H (mayoritario)) 4,57 (d, J=12,0 Hz, 1 H (minoritario 3)) 4,59 (d, J=12,3 Hz, 1 H (minoritario 1)) 4,73 - 4,83 (m, 1 H) 4,96 - 5,09 (m, 2 H) 5,18 -5,27 (m, 1 H) 5,26 (dd, J=11,3, 6,0 Hz, 1 H) 5,37 (dd, J=11,4, 5,9 Hz, 1 H (mayoritario)) 5,72 (dd, J=17,1, 10,1 Hz, 1 H (minoritario)) 7,27 - 7,40 (m, 5 H)
Diacetato de 3-((2R,3S,3aS,7R,8aR,9S,9aR)-9-acetoxi-3-(benciloxi)-7-(2-hidroxietil)-4ametoxidecahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-12-diílo

ambiente NaBH
Se disolvió diacetato de 3-((2R,3S,3aS,8aR,9S,9aR)-9-acetoxi-7-alil-3-(benciloxi)-4a-metoxidecahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo (13,5 g, 23,4 mmol) en 1,4-dioxano (176 ml) y agua (58,1 ml). Se añadieron 2,6-lutidina (8,18 ml, 70,2 mmol), ácido ósmico al 4,0% en agua (3,27 ml, 0,515 mmol) y metaperyodato sódico (25,04 g, 117,1 mmol). La solución resultante se agitó a temperatura ambiente hasta que toda la materia prima se consumía. Tras la finalización, se añadieron agua (203 ml) y tolueno (203 ml). La capa acuosa se separó y se extrajo con tolueno (135 ml). Las capas orgánicas combinadas se lavaron secuencialmente con ácido clorhídrico 1 M (67,5 ml, 67,5 mmol), NaHCO3 acuoso saturado (8%) (54,0 ml), Na2S2O3 acuoso al 10% (40,5 ml) y NaCl acuoso al 30% (81 ml). La solución resultante se secó sobre MgSO4 y se concentró a vacío. El residuo (15,6 g) se disolvió en metanol (201 ml) a temperatura ambiente. La solución resultante se enfrió hasta una temperatura por debajo de 10°C y se añadió L-prolina (0,801 g, 6,96 mmol) en una porción. La solución resultante se agitó durante la noche mientras se calentaba hasta temperatura ambiente. Después de agitarse durante 6 h adicionales a temperatura ambiente, la mezcla de reacción se diluyó con MTBE (335 ml) y se añadieron NaHCO3 acuoso saturado (8%) (201 ml) y agua (108 ml). Las capas se separaron y la capa acuosa se extrajo dos veces con MTBE (201 ml cada vez). Las capas orgánicas combinadas se lavaron dos veces con NaCl acuoso al 30% (107 ml), se secaron sobre MgSO4 y se concentraron a vacío. El residuo (21 g) se disolvió en metanol (201 ml) y se enfrió hasta 0°C. Se añadió borohidruro sódico (1,14 g, 30,1 mmol) en 5 porciones. Una vez que la reacción se completaba, se añadieron NH4Cl acuoso saturado (27% en peso) (134 ml) y agua (67,1 ml, 3723,506 mmol). La mezcla se extrajo dos veces con acetato de etilo (470 ml). La capa orgánica combinada se lavó con NaCl acuoso al 30% (107 ml), se secó sobre
MgSÜ4, se filtró y se concentró a vacío. El residuo se filtró a través de un taco de gel de sílice (200 ml), que a continuación se enjuagó con n-heptano/acetato de etilo (1/1, 400 ml) y acetato de etilo (1200 ml). El filtrado combinado se concentró a vacío para dar 10,75 g del producto buscado.
Diacetato de 3-((2R,3S,3aS,7R,8aR,9S,9aR)-9-acetoxi-3-(benciloxi)-4a-metoxi-7-(2-(pivaloiloxi)etil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo

Se disolvió diacetato de 3-((2R,3S,3aS,7R,8aR,9S,9aR)-9-acetoxi-3-(benciloxi)-7-(2-hidroxietil)-4ametoxidecahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo (10,6 g, 18,3 mmol) en diclorometano (106 ml) a 17-22°C. Se añadieron piridina (10,60 ml, 131 mmol), cloruro de pivaloílo (6,74 ml, 54,8 mmol) y 4-dimetilaminopiridina (0,446 g, 3,65 mmol). Después de 2 h a temperatura ambiente, se añadieron NaHCÜ3 acuoso saturado (8%) (106 ml), agua (31,8 ml) y MTBE (159 ml). Después de 10 min de agitarse a temperatura ambiente, las capas se separaron y la capa orgánica se lavó con NaHCÜ3 acuoso saturado (8%) (53,0 ml) y NaCl acuoso al 30% (53,0 ml). El secado sobre MgSÜ4, la concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 33 - 50% de acetato de etilo en n-heptano como eluyente proporcionaban 12,1 g del producto buscado como un aceite pardo claro.
1H NMR (solamente el isómero principal, 400 MHz, CDCh) 5 ppm 1,14 - 1,20 (m, 9 H) 1,43 - 1,88 (m, 6 H) 1,93 -2,14 (m, 1 H) 2,02 (s, 3 H) 2,03 (s, 3 H) 2,05 (s, 3 H) 2,16 - 2,28 (m, 1 H) 3,26 (s, 3 H) 3,32 - 3,42 (m, 1 H) 3,76 (s, 1 H) 4,01 - 4,20 (m, 6 H) 4,24 (t, J=4,0 Hz, 1 H) 4,36 (dd, J=12,0, 2,9 Hz, 1 H) 4,58 (d, J=12,3 Hz, 1 H) 4,80 (dd, J=12,0, 3,8 Hz, 1 H) 5,02 (s, 1 H) 5,13 - 5,29 (m, 2 H) 7,30 - 7,39 (m, 5 H)
Diacetato de 3-((2R,3S,3aS,7R,8aR,9S,9aR)-9-acetoxi-3-hidroxi-4a-metoxi-7-(2-(pivaloiloxi)etil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo

Se disolvió diacetato de 3-((2R,3S,3aS,7R,8aR,9S,9aR)-9-acetoxi-3-(benciloxi)-4a-metoxi-7-(2-(pivaloiloxi)etil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo (12,08 g, 18,17 mmol) en metanol (121 ml) y EtOAc (60,4 ml). Se añadió paladio al 10% sobre carbono (4,8 g) y la mezcla resultante se trató con hidrógeno usando un globo de hidrógeno a temperatura ambiente hasta que toda la materia prima se consumía. La mezcla resultante se purgó con nitrógeno y se filtró a través de un taco de Celite® (20 g), que a continuación se enjuagó con EtOAc hasta que no quedaba producto buscado en el taco. El filtrado se concentró a vacío y se sometió a destilación azeotrópica con tolueno (72,5 ml). El residuo se filtró a través de un taco de gel de sílice (200 ml), que a continuación se enjuagó con n-heptano/acetato de etilo (de 50% a 100%). La concentración del filtrado combinado proporcionaba 9,5 g del producto buscado.
Diacetato de 3-((2R,3S,3aR,7R,8aR,9S,9aR)-9-acetoxi-3-((diisopropilsilil)oxi)-4a-metoxi-7-(2-(pivaloiloxi)etil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo

Se disolvió diacetato de 3-((2R,3S,3aS,7R,8aR,9S,9aR)-9-acetoxi-3-hidroxi-4a-metoxi-7-(2-(pivaloiloxi)etil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo (9,5 g, 16,5 mmol) en diclorometano (95 ml, 1480 mmol) a temperatura ambiente. Se añadieron imidazol (3,49 g, 51,3 mmol), diisopropilclorosilano (5,64 ml, 33,1 mmol) y 4-dimetilaminopiridina (0,202 g, 1,65 mmol). Después de agitarse durante 2 h a temperatura ambiente, la reacción se desactivó con NH4Cl acuoso saturado (27% en peso) (95 ml). La mezcla resultante se extrajo con MTBE (143 ml) y la capa orgánica se lavó con NaCl acuoso al 30% (47,5 ml) y se secó sobre MgSO4. La filtración, la concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice usando 180 g de gel de sílice pretratado con n-heptano/EtOAc/TEA (500/50/1 ml) proporcionaban 9,5 g del producto buscado como un aceite incoloro. 1H NMR (mezcla diastereoisómera 3:1, 400 MHz, CDCb) d ppm 0,99 - 1,10 (m, 14 H) 1,18 (s, 9 H) 1,44 - 2,00 (m, 7 H) 2,01 - 2,07 (m, 9 H) 2,08 - 2,19 (m, 1 H) 3,26 (s, 3 H) 3,33 - 3,43 (m, 1 H) 3,72 (t, J=3,2 Hz, 1H(minoritario)) 3,76 (t, J=3,8 Hz, 1 H(mayoritario)) 3,98 - 4,19 (m, 5 H) 4,28 (s, 1 H) 4,35 (dd, J=12,2, 2,8 Hz, 1 H) 4,47 (dd, J=6,9, 4,5 Hz, 1 H) 4,96 (t, J=2,9 Hz, 1 H(minoritario)) 5,01 (t, J=3,4 Hz, 1 H(mayoritario)) 5,12 - 5,32 (m, 1 H)
Diacetato de 3-((2R,3S,3aR,7R,8aS,9R,9aR)-9-acetoxi-3-((fluorodiisopropilsilil)oxi)-7-(2-(pivaloiloxi)etil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo

Se disolvió diacetato de 3-((2R,3S,3aR,7R,8aR,9S,9aR)-9-acetoxi-3-((diisopropilsilil)oxi)-4a-metoxi-7-(2-(pivaloiloxi)etil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo (9,50 g, 13,8 mmol) en diclorometano (143 ml, 2215 mmol) y se enfrió por debajo de -25°C. Se añadió BF3OEt2 (2,55 ml, 20,7 mmol) y la solución amarillo claro resultante se agitó durante 5 h mientras se calentaba hasta -10°C. Se añadieron NaHCO3 acuoso saturado (8%) (95 ml) y diclorometano (47,5 ml). Las capas se separaron y la capa acuosa se extrajo con diclorometano (28,5 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (47,5 ml) y se secaron sobre MgSO4. La concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 100% de acetato de etilo en n-heptano como eluyente proporcionaban 5,24 g del producto buscado.
1H NMR (mezcla diastereoisómera 4:1, 400 MHz, CDCb) d ppm 1,12 - 1,16 (m, 14 H) 1,18 (s, 9 H) 1,23 - 1,47 (m, 2 H) 1,64 - 1,77 (m, 3 H) 1,78 - 1,88 (m, 1 H) 1,91 - 2,03 (m, 2 H) 2,04 (s, 3 H) 2,05 (s, 3 H) 2,09 (s, 3 H) 2,92 (dd, J=10,3, 9,4 Hz, 1 H) 3,29 - 3,40 (m, 1 H) 3,84 - 3,97 (m, 2 H) 3,98 - 4,19 (m, 4 H) 4,29 (dd, J=12,0, 3,2 Hz, 1 H) 4,38 - 4,49 (m, 2 H) 5,13 - 5,25 (m, 1 H) 5,32 (dd, J=10,5, 7,9 Hz, 1 H).
Pivalato de 2-((2R,3S,3aR,4aS,7R,8aR,9R,9aS)-2-(2,3-dihidroxipropil)-3-((diisopropil(metoxi)silil)oxi)-9-hidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo
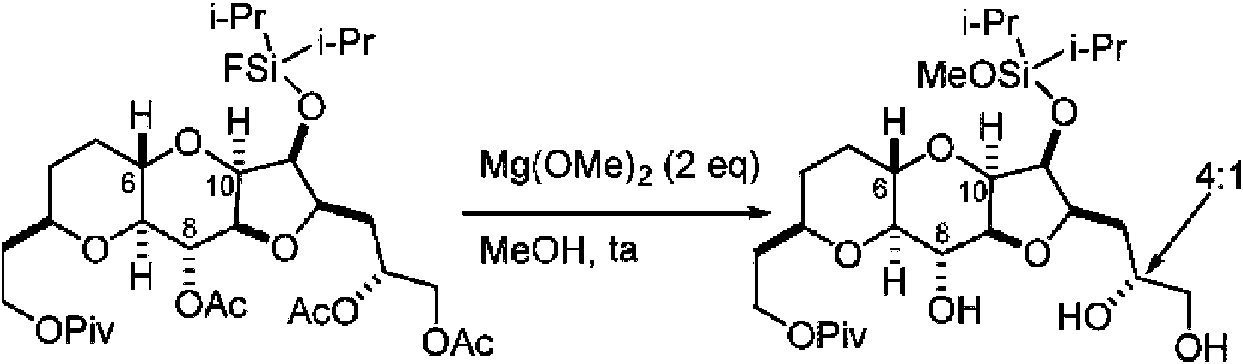
Se disolvió diacetato de 3-((2R,3S,3aR,4aS,7R,8aS,9R,9aR)-9-acetoxi-3-((fluorodiisopropilsilil)oxi)-7-(2-(pivaloiloxi)etil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)propano-1,2-diílo (297 mg, 0,439 mmol) en metanol (4,46 ml) a temperatura ambiente. Se añadió metóxido magnésico 0,5 M en MeOH (1,573 ml, 0,878 mmol) y la solución resultante se agitó durante la noche. Se añadió solución de metóxido magnésico adicional (0,5 M, 1,57 ml, 0,878 mmol) y la solución resultante se agitó a temperatura ambiente durante 10 h antes de la desactivación mediante NH4Cl acuoso saturado (27% en peso) (5,0 ml). Se añadieron EtOAc (10 ml) y agua (2,0 ml) y la mezcla blanca resultante se agitó a temperatura ambiente durante 20 min. Las capas se separaron y la capa acuosa se extrajo dos veces con EtOAc (16 ml). Las capas orgánicas combinadas se lavaron dos veces con NaCl acuoso al 30% (4,0 ml) y se secaron sobre MgSO4. La filtración y la concentración a vacío proporcionaban 0,211 g del producto buscado como un solido espumoso blancuzco.
Pivalato de 2-((2R,3S,3aR,4aS,7R,8aR,9R,9aS)-3-((diisopropil(metoxi)silil)oxi)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-9-hidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo

Se disolvió pivalato de 2-((2R,3S,3aR,4aS,7R,8aR,9R,9aS)-2-(2,3-dihidroxipropil)-3-((diisopropil(metoxi)silil)oxi)-9-hidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (0,190 g, 0,338 mmol) en acetona (2,280 ml). Se añadieron 2,2-dimetoxipropano (0,570 ml, 4,641 mmol) y p-toluenosulfonato de piridinio (0,017 g, 0,068 mmol). La solución resultante se agitó a temperatura ambiente a lo largo de 1 h y se trató con NaHCO3 acuoso saturado (8%) (3,80 ml). La mezcla resultante se extrajo dos veces con MTBE (10 ml) y las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (1,900 ml, 33,299 mmol) y se secó sobre MgSO4. La filtración y la concentración daban 0,214 g del producto buscado.
Pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9aR)-3-((diisopropil(metoxi)silil)oxi)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-9-oxodecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo

Se disolvió pivalato de 2-((2R,3S,3aR,4aS,7R,8aR,9R,9aS)-3-((diisopropil(metoxi)silil)oxi)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-9-hidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (0,214 g) en diclorometano (4,07 ml). Se añadieron bicarbonato sódico (0,113 g, 1,349 mmol) y peryodinano de Dess-Martin (0,286 g, 0,674 mmol). Después de agitarse a temperatura ambiente durante la noche, la mezcla de reacción se diluyó con MTBE (10,17 ml, 85,34
mmol) y agua (4,07 ml, 225,7 mmol). A continuación, se añadieron NaHCÜ3 acuoso saturado (8%) (2,033 ml) y tiosulfato sódico (0,213 g, 1,349 mmol) y la mezcla resultante se agitó a temperatura ambiente durante 30 min. Las capas se separaron y la capa acuosa se extrajo con MTBE (6,10 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (2,033 ml) y se secaron sobre MgSÜ4. La filtración seguida por la concentración daban 206 mg del producto buscado.
Pivalato de 2-((2R,3S,3aR,4aS,7R,8aR,9S,9aS)-3-((diisopropil(metoxi)silil)oxi)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-9-hidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo

Se disolvió pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9aR)-3-((diisopropil(metoxi)silil)oxi)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-9-oxodecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (206 mg) en metanol (4,04 ml) y se enfrió hasta 0°C. A continuación, se añadió borohidruro sódico (0,019 g, 0,504 mmol). La reacción se agitó durante 30 min a 0°C y se desactivó con NH4Cl acuoso saturado (27% en peso) (4,0 ml). La mezcla resultante se extrajo dos veces con MTBE (8,0 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (2,0 ml) y se secaron sobre MgSÜ4. La filtración seguida por la concentración a vacío proporcionaban 216 mg del producto buscado.
Pivalato de 2-((2R,3S,3aS,4aS,7R,8aR,9S,9aS)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-3,9-dihidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo

Se disolvió pivalato de 2-((2R,3S,3aR,4aS,7R,8aR,9S,9aS)-3-((diisopropil(metoxi)silil)oxi)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-9-hidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (216 mg) en THF (4,0 ml) a temperatura ambiente y se enfrió por debajo de 10°C. Se añadió TBAF 1,0 M en THF (0,500 ml, 0,50 mmol). Una vez que se consumía toda la materia prima, se añadió NH4Cl acuoso saturado (27% en peso) (4,0 ml) y la mezcla resultante se extrajo dos veces con MTBE (10,04 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (2,0 ml) y se secaron sobre MgSÜ4. La filtración seguida por concentración y purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 33 - 80% de acetato de etilo en n-heptano como eluyente daban 117 mg del producto buscado como un sólido blanco.
1H NMR (mezcla diastereoisómera 3:1, 400 MHz, CDCh) 5 ppm 1,19 (s, 9 H) 1,35 (s, 3 H(minoritario)) 1,36 (s, 3 H(mayoritario)) 1,40 (s., 3 H(minoritario)) 1,41 (s, 3 H(mayoritario)) 1,70 - 2,01 (m, 7 H) 2,13 - 2,21 (m, 1 H) 3,00 (dd, J=9,7, 2,1 Hz, 1 H(mayoritario)) 3,01 (dd, J=9,7, 2,1 Hz, 1 H(minoritario)) 3,46 - 3,54 (m, 1 H) 3,59 (dd, J=8,2, 7,3 Hz, 1H(mayoritario)) 3,61 (dd, J=8,1, 7,2 Hz, 1 H(minoritario)) 4,00 - 4,22 (m, 8 H) 4,22 - 4,31 (m, 1 H) 4,43 (dd, J=8,9, 4,5 Hz, 1 H)
Se obtuvo un cocristal del producto deseado y el epímero C3, y la estructura se confirmó mediante análisis de rayos X monocristalino (véase la Figura 7).
Pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2,3-dihidroxipropil)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo

Se disolvió pivalato de 2-((2R,3S,3aS,4aS,7R,8aR,9S,9aS)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)-3,9-dihidroxidecahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (110 mg, 0,24 mmol) en DMF (2,200 ml) a temperatura ambiente. Se añadieron imidazol (131 mg, 1,92 mmol), terc-butildifenilclorosilano (308 pl, 1,20 mmol) y 4-dimetilaminopiridina (14,65 mg, 0,12 mmol). La mezcla resultante se agitó a 45°C durante la noche. Se añadieron imidazol (163 mg, 2,40 mmol), TBDPS-Cl (308 pl, 1,199 mmol) y 4-dimetilaminopiridina (29,3 mg, 0,24 mmol) adicionales. Después de agitarse a una temperatura entre 60 y 70°C durante 10 h, la mezcla de reacción se trató con MTBE (15 ml) y una solución saturada de NH4Cl (8 ml). La capa acuosa se separó y se extrajo con MTBE (10 ml). Las capas orgánicas combinadas se lavaron dos veces con NaCl acuoso al 30% (3 ml cada uno) y se secó sobre MgSÜ4. La filtración seguida por purificación mediante cromatografía en columna de gel de sílice proporcionaban 0,75 g de pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-((2,2-dimetil-1,3-dioxolan-4-il)metil)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo de 10% en peso de pureza junto con éter monosilílico (81 mg) y la materia prima (19 mg). El éter monosilílico (81 mg, 0,116 mmol) y la materia prima recuperada (19 mg, 0,041 mmol) se disolvieron en diclorometano (1,5 ml) y se enfriaron hasta 0°C. Se añadieron 2,6-lutidina (0,068 ml, 0,581 mmol) y trifluorometanosulfonato de terc-butildifenilsililo (0,097 ml, 0,314 mmol). Después de agitarse durante la noche a temperatura ambiente, la mezcla de reacción se trató con solución saturada de NH4 Cl (5 ml). La mezcla resultante se extrajo dos veces con MTBE (12 ml). Las capas orgánicas combinadas se lavaron con ácido clorhídrico acuoso 1 M (3 ml), NaHCÜ3 saturado (2 ml) y NaCl acuoso al 30% (2 ml). El secado sobre MgSÜ4 y la concentración a vacío proporcionaban 0,215 g de aceite espeso, que se combinó en el producto previamente aislado. Se añadieron al producto en bruto combinado ácido acético (8,0 ml) y agua (2,0 ml) a temperatura ambiente. La mezcla resultante se agitó a 25-30°C durante la noche. Se añadieron ácido acético (5 ml) y agua (1 ml) adicionales y la mezcla de reacción se agitó a una temperatura entre 35 y 40°C durante 4 h. La concentración a vacío seguida por purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 60% de acetato de etilo en n-heptano como eluyente proporcionaban 0,171 g del producto buscado como un aceite pelicular. 1H NMR (mezcla diastereoisómera 3:1,400 MHz, CDCb) 5 ppm 1,05 - 1,12 (m, 18 H) 1,18 (s, 9 H) 1,28 - 1,68 (m, 5 H) 1,82 - 1,93 (m, 2 H) 1,95-2,10 (m, 1 H) 2,63 (d, J=4,7 Hz, 1 H(mayoritario)) 2,75 (d, J=5,6 Hz, 1 H(minoritario)) 3,00 (dd, J=9,7, 4,1 Hz, 1 H(mayoritario)) 3,15 (dd, J=10,3, 4,7 Hz, 1 H(minoritario)) 3,23 -3,30 (m, 1 H) 3,31 - 3,38 (m, 1 H) 3,43 - 3,51 (m, 1 H) 3,61 (dd, J=6,7, 4,7 Hz, 1 H) 3,70 (t, J=5,0 Hz, 1 H) 3,79 - 3,84 (m, 1 H) 3,87 (ddd, J=9,3, 6,2, 3,2 Hz, 1 H) 3,95 (t, J=6,6 Hz, 2 H) 4,06 - 4,14 (m, 1 H) 4,23 (t, J=5,3 Hz, 1 H) 4,30 (dd, J=6,3, 5,1 Hz, 1 H(mayoritario)) 4,33 (dd, J=6,6, 4,2 Hz, 1 H(minoritario)) 7,28 - 7,45 (m, 12 H) 7,62 - 7,79 (m, 8 H)
Pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-oxoetil)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo
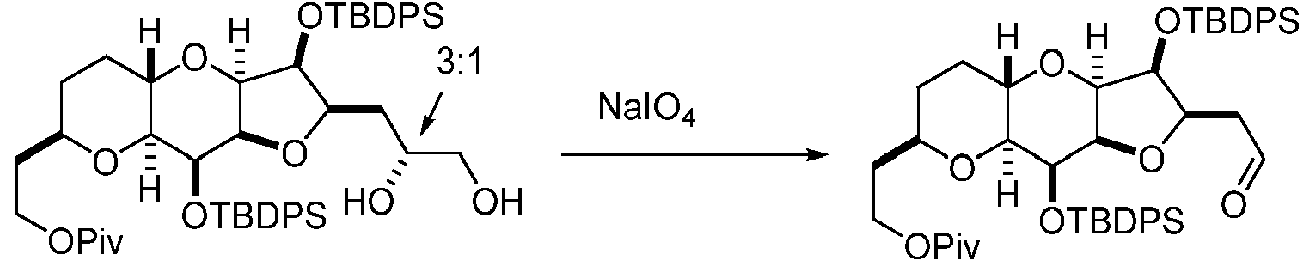
Se añadieron THF (2,9 ml) y agua (1,4 ml) a temperatura ambiente a pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2,3-dihidroxipropil)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (143 mg, 0,16 mmol). La mezcla resultante se enfrió hasta 0°C y se trató con peryodato sódico (180 mg, 0,842 mmol). Después de agitarse a temperatura ambiente durante 2 h, la mezcla de reacción se diluyó con MTBE (12 ml). La mezcla se lavó con NaHCÜ3 acuoso saturado (8%) (3,0 ml) y NaCl acuoso al 30% (2,0 ml) y se secó sobre MgSÜ4. La filtración seguida por concentración a vacío proporcionaban 136 mg del producto buscado.
Pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-hidroxibut-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo

Se disolvió pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-oxoetil)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (136 mg) en THF (2,72 ml, 33,2 mmol) y se enfrió hasta -30°C. Se añadió bromuro de vinilmagnesio (1,0 M en THF, 0,394 ml, 0,394 mmol) y la solución resultante se agitó a una temperatura entre -30 y -35°C durante 20 min. Se añadió NH4Cl acuoso saturado (27% en peso) (4,0 ml) y la mezcla resultante se calentó hasta temperatura ambiente. La mezcla se extrajo con MTBE (10 ml) y la capa orgánica se lavó con NaCl acuoso al 30% (2,0 ml) y se secó sobre MgSO4. La filtración y la concentración del filtrado proporcionaban 129 mg del producto buscado como un sólido espumoso blanco.
Pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo

Se disolvió pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-hidroxibut-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (129 mg) en diclorometano (3,0 ml) a temperatura ambiente. Se añadieron imidazol (39,4 mg, 0,579 mmol), clorotrietilsilano (0,049 ml, 0,289 mmol) y 4-dimetilaminopiridina (0,884 mg, 7,24 pmol). Después de agitarse a temperatura ambiente durante 2 h, la reacción se desactivó con NH4Cl acuoso saturado (27% en peso, 5,0 ml). La mezcla resultante se extrajo con MTBE (15 ml). La capa orgánica se lavó con NaCl acuoso al 30% (3,0 ml), se secó sobre MgSO4, se filtró y se concentró a vacío para dar 0,155 g del producto deseado como un aceite.
2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etanol

Se disolvió pivalato de 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etilo (155 mg, 0,145 mmol) en diclorometano (2,91 ml) y se enfrió hasta -78°C. Se añadió DlBAL en tolueno (1,0 M, 0,724 ml, 0,724 mmol) y la solución resultante se agitó durante 1 h. Se añadieron metanol (0,1 ml, 2,5 mmol) y una solución de sal de Rochelle (613 mg, 2,173 mmol) en agua (2,9 ml) y la mezcla resultante se dejó calentar hasta temperatura ambiente. Las capas se separaron y la capa acuosa se extrajo con diclorometano (2,91 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (1,457 ml) y se secaron sobre MgSO4. La filtración, la concentración y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 33% de acetato de etilo en n-heptano como eluyente proporcionaban 107 mg del producto buscado como una espuma blanca. 1H NMR (mezcla diastereoisómera 1:1, 400 m Hz , CDCh) 5 ppm 0,48 - 0,57 (m, 3 H) 0,58 - 0,67 (m, 3 H) 0,83 - 0,93 (m, 4,5 H) 0,94- 1,02 (m, 4,5 H) 1,06 - 1,18 (m, 18 H) 1,28 -1,72 (m, 6,5 H) 1,85 - 1,94 (m, 1 H) 1,95 - 2,04 (m, 0,5 H) 2,12 (dd, J=10,3, 4,4 Hz, 1 H) 2,98 (dd, J=9,7, 3,2 Hz, 0,5 H) 3,11 (dd, J=9,7, 6,2 Hz, 0,5 H) 3,30 (t, J=5,1 Hz, 0,5 H) 3,33 - 3,40 (m, 0,5 H) 3,41 - 3,57 (m, 2,5 H) 3,58 - 3,70 (m, 2 H) 3,84 - 3,90 (m, 0,5 H) 3,92 - 4,02 (m, 0,5 H) 4,03 - 4,25 (m, 2,5 H) 4,32 (dd, J=5,9, 3,2 Hz, 0,5 H) 4,34-4,41 (m, 0,5 H) 4,93 - 5,16 (m, 2 H) 5,59 - 5,80 (m, 1 H) 7,24 - 7,46 (m, 12 H) 7,57 - 7,83 (m, 8 H).
2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)acetaldehído

Se disolvió 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)etanol (80 mg, 0,087 mmol) en diclorometano (1,60 ml, 24,9 mmol) a temperatura ambiente. Se añadieron bicarbonato sódico (36,5 mg, 0,434 mmol) y peryodinano de Dess-Martin (110 mg, 0,26 mmol). Después de agitarse durante 3 h, la mezcla de reacción se trató con MTBE (10 ml), NaHCO3 acuoso saturado (8%) (2,0 ml), agua (1,0 ml) y tiosulfato sódico (137 mg, 0,868 mmol). La mezcla resultante se agitó a temperatura ambiente a lo largo de 30 min. Las capas se separaron y la capa orgánica se lavó con NaCl acuoso al 30% (2,0 ml) y se secaron sobre MgSO4. La filtración, la concentración y la filtración a través de un bloque de gel de sílice con n-heptano/EtOAc (2/1,20 ml) proporcionaban 76 mg del producto buscado como una película incolora. 1H NMR (mezcla diastereoisómera 1:1,400 m Hz , CDCh) 5 ppm 0,45 - 0,56 (m, 3 H) 0,56 - 0,65 (m, 3 H) 0,79 - 1,00 (m, 9 H) 1,06 - 1,17 (m, 18 H) 1,27 - 1,40 (m, 4,5 H) 1,59 - 1,67 (m, 1 H) 1,77 (m, 0,5 H) 1,85 - 1,99 (m, 1 H) 2,04 - 2,09 (m, 1 H) 2,14 (s a., 0,5 H) 2,16 - 2,20 (m, 0,5 H) 2,23 (dd, J=4,5, 1,9 Hz, 0,5 H) 2,30 (dd, J=7,9, 2,1 Hz, 0,5 H) 2,97 (dd, J=9,7, 3,2 Hz, 0,5 H) 3,03 (m, J=9,8, 5,7 Hz, 0,5 H) 3,47 (dd, J=6,3, 4,5 Hz, 0,5 H) 3,54 - 3,76 (m, 2,5 H) 3,92 (dd, J=7,0, 5,6 Hz, 0,5 H) 3,98 - 4,29 (m, 3,5 H) 4,37 (dd, J=6,2, 3,2 Hz, 1 H) 4,94 (dt, J=10,3, 1,4 Hz, 0,5H) 4,99 -5,07 (m, 1 H) 5,09 - 5,18 (m, 0,5 H) 5,58 - 5,78 (m, 1 H) 7,27 - 7,44 (m, 12H) 7,63 - 7,82 (m, 8 H) 9,43 (t, J=2,1 Hz, 0,5 H) 9,51 (t, J=1,9 Hz, 0,5 H)
Ejem plo 2: Preparación del Sustrato para la M acrociclación C.15-C.16
(E)-3-((2R,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)acrilaldehído

Se añadieron IBX (4,11g, 14,7 mmol), ácido benzoico (1,79 g, 14,7 mmol) y bicarbonato sódico (0,42 g, 5,0 mmol) a temperatura ambiente a una solución agitada de 3-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propan-1-ol (2,5 g, 2,9 mmol) en DMSO/tolueno (20/40 ml). Después de la desgasificación, la mezcla de reacción se agitó durante 6 h a 75°C (el matraz de reacción se envolvió con papel de aluminio para protegerlo de la luz). Se añadió IBX adicional (2 g después de 5 h, 3 g después de 10 h) y la mezcla se agitó durante 6 h adicionales a 77°C. Se añadieron 150 ml de MTBE y la mezcla resultante se lavó dos veces con solución saturada de NaHCO3. La capa orgánica se secó sobre MgSO4, se filtró y se purificó mediante cromatografía en columna de gel de sílice para dar 1,5 g del producto buscado. 1H RMN (400 MHz,CDCh) 5 ppm -0,03 - 0,02 (m, 12 H) 0,79 - 0,82 (m, 18 H) 1,01 (d, J=6,6 Hz, 3 H) 1,38 - 1,341 (m, 1 H) 1,42 - 1,54 (m, 3 H) 1,58 -1,85 (m, 4 H) 1,90 - 1,95 (m, 1 H) 1,97 - 2,16 (m, 3 H) 2,35 - 2,45 (m, 2 H) 2,46 - 2,49 (m, 2 H) 2,76 - 2,81 (m, 1 H) 2,91 - 3,00 (m, 2 H) 3,34 (s, 3 H) 3,35 - 3,42 (m, 2 H) 3,46 - 3,62 (m, 2 H) 3,56 - 3,62 (m, 1 H) 3,65 - 3,68 (m, 2 H) 3,70 - 3,77 (m, 2 H) 4,07 - 4,28 (m, 1 H) 4,66 - 4,70 (m, 2 H) 4,78 (s a, 1 H) 4,84 - 4,90 (m, 1 H) 6,17 (ddd, J = 15,6, 7,8, 1,6 Hz, 1H) 6,70 (dd, J = 15,6, 4,6 Hz, 1H) 7,50 - 7,55 (m, 2 H) 7,60 - 7,64 (m, 1 H) 7,87 (d, J= 9,9 Hz, 2 H) 9,49 (d, J = 7,8 Hz, 1 H)
(E)-3-((2R,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)prop-2-en-1 -ol

Se disolvió (E)-3-((2R,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)acrilaldehído (3,4 g) en THF (70 ml) y se enfrió hasta -70°C. Se añadió DIBAL en tolueno (1,0 M, 5,42 ml) a esta temperatura y la solución resultante se calentó lentamente hasta -50°C a lo largo de un período de 2 h. En este momento, la reacción se desactivó con metanol, seguido por la adición de cloruro amónico acuoso y MTBE. La mezcla resultante se agitó durante 2 h a temperatura ambiente. El tratamiento extractivo de esta mezcla suministraba un producto en bruto, que se purificó mediante cromatografía de desarrollo rápido en gel de sílice con hexanos/acetato de etilo (3:1 a 1:1) como eluyente para proporcionar 2,4 g del producto deseado como un aceite. 1H RMN (400 MHz, CDCls) 5 ppm -0,03 - 0,05 (m, 12 H) 0,80 - 0,86 (m, 18 H) 0,94-1,03 (m, 4 H) 1,31 - 1,41 (m, 2 H) 1,42 - 1,53 (m, 3 H) 1,61 - 1,88 (m, 3 H) 1,92 - 1,98 (m, 2 H) 2,10 - 2,17 (m, 2 H) 2,20 - 2,33 (m, 1 H) 2,46 - 2,49 (m, 1 H) 2,50 - 2,66 (m, 1 H) 2,92 - 3,01 (m, 2 H) 3,38 (s, 3 H) 3,39 - 3,43 (m, 2 H) 3,47 - 3,59 (m, 1 H) 3,61 - 3,63 (m, 1 H) 3,64 - 3,78 (m, 3 H) 4,07 - 4,08 (m, 1 H) 4,02 - 4,05 (m, 1H) 4,36 - 4,41 (m, 1 H) 4,60 - 4,63 (s a, 1 H) 4,71 (s a, 1 H) 4,85 - 4,89 (m, 1 H) 5,62 - 5,68 (m, 1H) 5,79 - 5,81 (m, 1H) 7,52 - 7,56 (m, 2 H) 7,60 -7,64 (m, 1 H) 7,87 - 7,89 (m, 1 H).
(S)-5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1 -il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-2,2,3,3,8,8,9,9-octametil-4,7-dioxa-3,8-disiladecano

Se añadió hidruro sódico (60% en aceite, 30 mg, 0,74 mmol)) a una solución de (E)-3-((2R,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)prop-2-en-1-ol (0,42 g, 0,50 mmol) en THF seco (5 ml) a 5°C y la suspensión resultante se envejeció a temperatura ambiente durante 20 min. Se añadieron bromuro de alilo (0,060 ml, 0,69 mmol) y TBAI (0,018 mg, 0,049 mmol). La mezcla resultante se agitó durante 16 h a temperatura ambiente. La reacción se desactivó mediante la adición de NH4Cl acuoso saturado. La extracción con acetato de etilo, la concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice daban 0,28 g del producto buscado como un aceite.
1H RMN (400 MHz, CDCls) 5 ppm 0,037 (s, 3 H) 0,044 (s, 3 H) 0,09 (s, 3 H) 0,10 (s, 3 H) 0,87 - 0,89 (m, 18 H) 1,06 (d, J=6,6 Hz, 3 H) 1,22 - 1,32 (m, 1 H) 1,37 - 1,48 (m, 2 H) 1,52-1,62 (m, 2 H) 1,71 - 1,78 (m, 1 H) 1,79 - 1,93 (m, 2 H) 1,96 - 2,07 (m, 1 H) 2,13 - 2,26 (m, 2 H) 2,31 - 2,42 (m, 1 H) 2,52 - 2,60 (m, 1 H) 2,63 - 2,74 (m, 1 H) 2,96 - 3,08 (m, 2 H) 3,35 - 3,41 (m, 1 H) 3,43 (s, 3 H) 3,48 (m, J=5,5 Hz, 1 H) 3,54 - 3,62 (m, 2 H) 3,64 - 3,71 (m, 1 H) 3,76-3,87 (m, 3 H) 3,94 - 4,00 (m, 4 H) 4,26 - 4,34 (m, 1 H) 4,43 (c, J=6,6 Hz, 1 H) 4,63 - 4,72 (m, 1 H) 4,77 (d, J=1,6 Hz, 1 H) 4,85 (s, 1 H) 4,89 - 4,96 (m, 1 H) 5,17 (dq, J=10,5, 1,3 Hz, 1 H) 5,27 (dq, J=17,2, 1,6 Hz, 1 H) 5,65 - 5,82 (m, 2 H) 5,84 - 5,98 (m, 1 H) 7,61 (d, J=7,8 Hz, 2 H) 7,65 - 7,73 (m, 1 H) 7,90 - 8,01 (m, 2 H).
(1S)-1 -((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1 -il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1 -il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-1 -(fenilsulfonil)propan-2-ol

Se disolvió 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)acetaldehído (76 mg, 0,083 mmol) en THF (0,760 ml, 9,275 mmol) y se enfrió hasta 0°C. Se añadió n-butil-litio (1,6 M, 0,108 ml, 0,174 mmol) y la solución resultante se agitó a 0°C durante 30 min y a continuación se enfrió hasta -78°C. Se añadió una solución de (S)-5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-2,2,3,3,8,8,9,9-octametil-4,7-dioxa-3,8-disiladecano (147 mg, 0,165 mmol) en n-hexano (1,52 ml) y la mezcla de reacción se agitó a -78°C durante 1 h. Se añadieron NH4Cl acuoso saturado (27% en peso) (3,0 ml), agua (1,0 ml) y MTBE (8,0 ml) y la mezcla resultante se calentó hasta temperatura ambiente. La capa orgánica se separó, se lavó con NaCl acuoso al 30% (2,0 ml) y se secó sobre MgSO4. La filtración, la concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 50% de acetato de etilo en n-heptano como eluyente proporcionaba 152 mg del producto buscado.
(1S)-1 -((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1 -il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1 -il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-1 -(fenilsulfonil)propan-2-ona

Se disolvió (1S)-1-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((tercbutildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-1-(fenilsulfonil)propan-2-ol (152 mg, 0,084 mmol) en diclorometano (3,04 ml) a temperatura ambiente. Se añadieron bicarbonato sódico (35,3 mg, 0,42 mmol) y peryodinano de Dess-Martin (89 mg, 0,21 mmol) y la mezcla resultante se agitó a temperatura ambiente durante la noche. Se añadieron MTBE (7,600 ml), agua (1,52 ml), NaHCO3 acuoso saturado (8%) (3,04 ml) y tiosulfato sódico (133 mg, 0,84 mmol). Después de agitar a temperatura ambiente durante 1 h, las capas se separaron. La capa orgánica se lavó con NaCl acuoso al 30% (3,0 ml) y se secó sobre MgSO4. La filtración, la concentración y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 12 - 25% de acetato de etilo en n-heptano como eluyente proporcionaban 77 mg del producto buscado.
1-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1 -il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1 -il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)propan-2-ona

Se disolvió (1S)-1-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((tercbutildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-1-(fenilsulfonil)propan-2-ona (77 mg) en Th F (1,2 ml) y MeOH (0,77 ml). La solución resultante se enfrió hasta -78°C y se trató con diyoduro de samario 0,1 M (1,28 ml, 0,128 mmol) durante 1 h. La reacción se desactivó con una mezcla de sal de Rochelle (385 mg, 1,36 mmol), carbonato potásico (385 mg, 2,79 mmol) y agua (3,85 ml). Se añadió MTBE (5,0 ml) y la mezcla resultante se calentó hasta temperatura ambiente. Las capas se separaron y la capa acuosa se extrajo con MTBE (5,0 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (2,0 ml) y se secaron sobre MgSO4. La filtración, la concentración y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 25 - 33% de acetato de etilo en n-heptano como eluyente proporcionaban 46 mg del producto buscado. 1H NMR (mezcla diastereoisómera 1:1,400 MHz, CDCh) 5 ppm -0,01 - 0,13 (m, 12 H) 0,46 - 0,65 (m, 6 H) 0,84 - 0,99 (m, 27 H) 1,02 - 1,16 (m, 21 H) 1,22 - 1,36 (m, 1 H) 1,45 - 1,82 (m, 10 H) 1,87 - 2,29 (m, 9 H) 2,32 - 2,45 (m, 2 H) 2,65 - 2,77 (m, 1 H) 2,98 (dd, J=9,5, 3,1 Hz, 0,5 H) 3,04 (dd, J=9,7, 5,3 Hz,0,5 H) 3,20 (t, J=4,0 Hz, 1 H) 3,30 (s, 1,5H) 3,34 (m, 1,5 H) 3,39 - 3,90 (m, 12 H) 3,92 - 4,03 (m, 4 H) 4,06 - 4,24 (m, 3 H) 4,31 - 4,39 (m, 1 H) 4,39 - 4,51 (m, 2 H) 4,73 - 4,86 (m, 3 H) 4,91 - 5,06 (m, 3 H) 5,16 (d, J=1,2 Hz, 1 H) 5,22 - 5,30 (m, 1 H) 5,58 -5,82 (m, 3 H) 5,84 - 5,97 (m, 1 H) 7,26 - 7,43 (m, 12 H) 7,62 - 7,80 (m, 8 H)
Ejem plo 3: Preparación de un com puesto de fórm ula (ID) a través de M acrociclación C.15-C.16

Se disolvió 1-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)propan-2-ona (32 mg, 0,019 mmol) en tolueno (7,0 ml). Se añadió catalizador de Hoveyda-Grubbs de 2a generación (1,448 mg, 2,304 pmol) y la solución resultante se calentó hasta 70°C. Después de ser calentada hasta 70°C durante la noche, la mezcla de reacción se enfrió hasta temperatura ambiente y se concentró a vacío. La cromatografía en columna de gel de sílice del residuo usando un gradiente de 10 - 50% de acetato de etilo en n-heptano como eluyente proporcionaba 9,3 mg del producto buscado. MS m/z 1591.1 [M+Na]+. 1H NMR (mezcla diastereoisómera 1,5:1, 400 MHz, CDCls) 5 ppm 0,01 - 0,10 (m, 12 H) 0,58 (td, J=7,8, 5,7 Hz, 6 H) 0,81 - 0,97 (m, 30 H) 1,00 - 1,12 (m, 18 H) 1,17 - 2,80 (m, 24 H) 2,88 (t, J=9,1 Hz, 1
H(mayoritario)) 2,97 (t, J=9,4 Hz, 1 H(minoritario)) 3,29 - 3,35 (m, 1 H) 3,37 (s, 3 H(mayoritario)) 3,42 (s, 3 H(minoritario)) 3,42-3,85 (m, 10H), 3,96 - 4,15 (m, 3 H) 4,34 (m, 2 H) 4,40 - 4,48 (m, 1 H) 4,54-4,70 (m, 1H) 4,78 -4,82 (m, 1 H) 4,85 (s a., 1 H) 4,90 - 4,92 (m, 1 H) 4,96 - 5,01 (m, 1 H) 5,51 (dd, J=15,2, 7,0 Hz, 1 H(minoritario)) 5,81 (ddd, J=15,4, 7,6, 1,3 Hz, 1 H(mayoritario)) 6,32 (dd, J=15,2, 3,5 Hz, 1 H(mayoritario)) 6,59 (dd, J=15,4, 8,9 Hz, 1 H(minoritario)) 7,28 - 7,45 (m, 12 H) 7,52 - 7,78 (m, 8 H)

El compuesto 1 (4,6 mg, 2,9 gmol) se disolvió en THF (1,1 ml) a temperatura ambiente. Se añadieron ácido acético (0,5 ml) y agua (0,3 ml) a la solución. Después de agitarse durante 3 h a temperatura ambiente, la mezcla resultante se concentró a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice usando un gradiente de 10 - 33% de acetato de etilo en n-heptano como eluyente para dar 4,0 mg del compuesto 2. 1H RMN (isómero principal, 400 MHz, CDCls) 5 ppm -0,02 - 0,09 (m, 12 H) 0,88 (s, 9 H) 0,89 (s, 9 H) 1,03 (s, 9 H) 1,05 (d, J=6,4 Hz, 3 H) 1,07 (s, 9 H) 1,25 - 2,81 (m, 24 H) 2,95 (t, J=9,1 Hz, 1 H) 3,33 (d, J=3,5 Hz, 1 H) 3,40 (s, 3 H) 3,44 - 3,53 (m, 2 H) 3,53 - 3,61 (m, 2 H) 3,66 - 3,85 (m, 8 H) 4,08 (dd, J=8,6, 3,7 Hz, 1 H) 4,29 - 4,40 (m, 2 H) 4,42 - 4,48 (m, 1 H) 4,60 -4,69 (m, 2 H) 4,79 (s, 1 H) 4,86 (s a., 1 H) 4,90 (s, 1 H) 4,99 (s a., 1 H) 5,79 (ddd, J=15,7, 7,9, 1,6 Hz, 1 H) 6,54 (dd, J=15,4, 3,7 Hz, 1 H) 7,28 - 7,45 (m, 12 H) 7,52 - 7,76 (m, 8 H)

El compuesto 2 (4,0 mg, 2,751 gmol) se disolvió en diclorometano (1,0 ml) a temperatura ambiente. Se añadieron bicarbonato sódico (1,4 mg, 0,017 mmol) y peryodinano de Dess-Martin (3,5 mg, 8,3 gmol) y la mezcla resultante se agitó a temperatura ambiente durante la noche. Se añadieron MTBE (3,0 ml), agua (1,0 ml), NaHCÜ3 acuoso saturado (8%) (1,0 ml) y tiosulfato sódico (2,174 mg, 0,014 mmol). La mezcla resultante se agitó a temperatura ambiente a lo largo de 30 min. La capa orgánica se separó, se lavó con NaCl acuoso al 30% (0,5 ml) y se secó sobre MgSÜ4. La filtración seguida por concentración a vacío proporcionaban 3,3 mg de compuesto 3.

El compuesto 3 (3,3 mg, 2,3 pmol) se disolvió en tolueno desoxigenado (0,5 ml) a temperatura ambiente. Se añadió agua desoxigenada (purgada con nitrógeno durante 40 min) (2 pl, 0,11 mmol) seguida por reactivo de Stryker (4,5 mg, 2,3 pmol). Después de 1 h, se añadió reactivo de Stryker adicional (~2 mg). Después de agitarse durante 1 h adicional, la mezcla de reacción se trató con aire. Se formaba un precipitado. La concentración seguida por purificación mediante cromatografía en columna usando un gradiente de 10 - 20% de acetato de etilo en n-heptano como eluyente proporcionaban 2,5 mg del compuesto 4.
1H RMN (400 MHz, CDCla) ó ppm 0,03 - 0,10 (m, 12 H) 0,88 (s, 9 H) 0,90 (s, 9 H) 1,00 (s, 9 H) 1,05 (d, J=6,4 Hz, 3 H) 1,08 (s, 9 H) 1,20 -2,20 (m, 21 H) 2,25 - 2,35 (m, 1 H) 2,46 - 2,81 (m, 6H) 2,90-2,99 (m, 1 H) 3,05 (t, J=11,7 Hz, 1 H) 3,09 (t, J=9,1 Hz, 1 H) 3,32 (d, J=2,3 Hz, 1 H) 3,42 (s, 3 H) 3,48 (dd, J=4,5, 3,7 Hz, 1 H) 3,51 (dd, J=10,5, 5,0 Hz, 1 H) 3,58 (dd, J=10,4, 5,7 Hz, 1 H) 3,69 - 3,92 (m, 7 H) 4,05 (dd, J=8,8, 3,2 Hz, 1 H) 4,11 - 4,20 (m, 1 H) 4,35 (m, 1 H) 4,37 - 4,44 (m, 1 H) 4,78 (s, 1 H) 4,86 (d, J=1,5 Hz, 1 H) 4,90 (s, 1 H) 4,98 (d, J=1,8 Hz, 1 H) 7,27 - 7,46 (m, 12 H) 7,58 - 7,69 (m, 8 H)

Se añadieron THF (230 pl) y W,W-dimetilacetamida (88 pl) a temperatura ambiente al compuesto 4 (2,5 mg, 1,719 pmol) en un vial. Se añadió una mezcla de TBAF (34 pl, 0,034 mmol) e hidrocloruro de imidazol (1,8 mg, 0,017 mmol) y la mezcla resultante se agitó a lo largo de 20 h a temperatura ambiente. Se añadió una mezcla de acetonitrilo (60 pl) y agua (20 pl) y la mezcla resultante se agitó a temperatura ambiente durante 2 días. Se añadieron NaCl acuoso al 30% (0,13 ml) y tolueno (0,7 ml). Las capas se separaron y la capa acuosa se extrajo dos veces con una mezcla de THF (1,4 ml) y tolueno (1,4 ml). La capa orgánica combinada se concentró bajo una corriente de nitrógeno. El residuo se disolvió en diclorometano (0,2 ml) a temperatura ambiente y se añadió PPTS (0,80 mg, 3,2 pmol). Después de 1 h y después de 4 h, se añadió PPTS adicional (0,4 mg y 3 mg, respectivamente). Una vez que se consumía toda la materia prima, la mezcla de reacción se purificó mediante cromatografía en columna de gel de sílice usando heptano/acetato de etilo (1/1), acetato de etilo y MTBE/MeCN (1/1) como eluyente para dar 1,6 mg del compuesto 6. La estructura se confirmó mediante la comparación del espectro de 1H NMR con el espectro presentado.
1H RMN (500 MHz, metanol-Ó4) ó ppm 1,01 - 1,10 (m, 2 H) 1,14 (d, J=6,6 Hz, 3 H) 1,30 - 1,64 (m, 7 H) 1,70 - 2,54 (m, 17 H) 2,67 - 2,81 (m, 2 H) 2,87 - 2,94 (m, 1 H) 2,96 - 2,98 (m, 1 H) 3,38 - 3,41 (m, 1 H) 3,45 (s, 3 H) 3,50 (dd, J=11,4, 6,2 Hz, 1 H) 3,54 (dd, J=11,0,4,4 Hz, 1 H) 3,69 - 3,80 (m, 2 H) 3,84 - 3,94 (m, 3 H) 4,01 (t, J=10,6 Hz, 1 H) 4,10 - 4,18 (m, 2 H) 4,21 (dd, J=6,4, 4,6 Hz, 1 H) 4,27 - 4,39 (m, 2 H) 4,51 (d, J=10,6 Hz, 1 H) 4,64 (t, J=4,4 Hz, 1 H) 4,74 (t, J=4,6 Hz, 1 H) 4,86 (s a., 1 H) 4,92 (s, 1 H) 5,06 (s, 1 H) 5,17 (d, J=1,8 Hz, 1 H)


il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diol

Se añadió solución en THF 1 M de TBAF (12,8 ml, 12,8 mmol) a una solución agitada de (S)-5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-2,2,3,3,8,8,9,9-octametil-4,7-dioxa-3,8-disiladecano (3,8 g, 4,27 mmol) en THF (50 ml) a 5°C. La reacción se calentó hasta temperatura ambiente. Después de envejecer durante 16 h a esta temperatura, la reacción se desactivó mediante la adición de cloruro amónico acuoso (10 ml). Después de la dilución con acetato de etilo (30 ml), las fases se separaron. La capa acuosa se reextrajo con acetato de etilo (2x 50 ml) y las capas orgánicas se combinaron. Las capas orgánicas combinadas se secaron sobre MgSO4. La retirada del disolvente bajo presión reducida y la cromatografía de desarrollo rápido en gel de sílice del residuo con heptanos-acetato de etilo (2:1 a 1:2) como eluyente proporcionaban 2,3 g (81%) de producto deseado como un aceite.12
1H RMN (400 MHz, CDCls) 5 ppm 1,34 - 1,41 (m, 2 H) 1,47 - 1,54 (m, 4 H) 1,67 - 1,77 (m, 3 H) 1,86 - 1,96 (m, 3 H) 2,10 - 2,17 (m, 2 H) 2,28 - 2,33 (m, 1 H) 2,51 - 2,55 (m, 1 H) 2,56 - 2,66 (m, 1 H) 2,99 - 3,08 (m, 2 H) 3,29 - 3,34 (m, 2 H) 3,38 (s, 3 H) 3,39 - 3,59 (m, 4 H) 3,73 - 3,78 (m, 1 H) 3,84 - 3,90 (m, 3 H) 3,90 - 3,92 (m, 4 H) 4,20 - 4,28 (m, 1 H), 4,37 - 4,39 (m, 1 H) 4,63 - 4,64 (m, 1 H) 4,73 (s a, 1 H), 4,78 (s a, 1 H) 4,86 (m, 1 H) 5,10 - 5,13 (m, 1 H) 5,19 -5,23 (m, 1 H) 5,66 - 5,73 (m, 1H) 5,81 - 5,88 (m, 1 H) 7,53 - 7,57 (m, 2 H) 7,62 -7,67 (m, 1 H) 7,86 - 7,90 (m, 2 H).
(S)-1 -((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1 -il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metiÍ)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)-3-aminopropan-2-ol

Se añadieron 2,4,6-colidina (0,84 ml, 6,35 mmol) y piridina (7 pl, 0,08 mmol) a una solución agitada de (S)-3-((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilen-tetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diol (1,05 g, 1,59 mmol) en cloruro de metileno (30 ml). La mezcla resultante se enfrió hasta -10°C y se añadió TS2 O (1,1 g, 1,75 mmol) en dos porciones. La reacción se agitó durante 3 h a una temperatura entre -10 y -5°C y a 0°C durante 2 h. A continuación, la reacción se calentó hasta temperatura ambiente y se añadieron isopropanol (75 ml) e hidróxido amónico (85 ml). Después de envejecer 16 h a temperatura ambiente, se añadió hidróxido amónico adicional (20 ml) y la agitación se continuó durante 6 h a una temperatura entre 26 y 30°C. Después de la retirada de los disolventes orgánicos bajo presión reducida, el residuo se extrajo con cloruro de metileno (3 x 40 ml). Las capas orgánicas combinadas se lavaron con salmuera y se secaron sobre MgSO4. La retirada del disolvente y la cromatografía en gel de sílice del residuo con hexanos/acetato de etilo (2:1 a acetato de etilo puro) como eluyente proporcionaban el producto deseado como una espuma. Puesto que el producto estaba contaminado con una pequeña cantidad de 2,4,6-colidina, se purificó adicionalmente mediante la precipitación del producto de ciclohexano o n-heptano (740 mg, 70,6%). 1H RMN (400 MHz, CDCls) 5 ppm 0,95 - 1,11 (m, 3 H) 1,22 - 1,37 (m, 2 H) 1,46 - 1,50 (m, 2 H) 1,78 -1,84 (m, 3 H) 2,04 - 2,19 (m, 3 H) 2,26 - 2,37 (m, 2 H) 2,50 - 2,59 (m, 2 H) 2,63 - 2,90 (m, 2 H) 2,92 - 3,04 (m, 2 H) 3,12 - 3,22 (m, 1 H) 3,26 (s, 3 H) 3,36 - 3,39 (m, 2 H) 3,44 - 3,49 (m, 1 H) 3,54-3,56 (m, 1 H) 3,60 - 3,68 (m, 1 H) 3,78 - 3,94 (m, 4 H), 4,03 - 4,06 (m, 1 H) 4,07 - 4,19 (m, 1 H) 4,36 - 4,38 (m, 1 H), 4,58 - 4,86 (m, 4 H) 5,08 - 5,16 (m, 2 H) 5,63 - 5,68 (m, 2 H) 5,66 - 5,83 (m, 1H) 7,48 - 7,62 (m, 3 H) 7,84 - 7,89 (m, 2 H).
((S)-3-((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1 -il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)-2-hidroxipropil)carbamato de terc-butilo

Se añadió dicarbonato de di-terc-butilo (290 mg, 1,34 mmol) a temperatura ambiente a una solución agitada de (S)-1-((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilen-tetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)-3-aminopropan-2-ol (0,7 g, 1,06 mmol) y trietilamina (0,22 ml, 1,6 mmol) en cloruro de metileno (20 ml). La mezcla se envejeció durante 14 h a temperatura ambiente bajo nitrógeno con una ventilación para la liberación de CO2. Después de desactivar con cloruro amónico saturado acuoso (15 ml), las fases se separaron. La capa acuosa se extrajo con cloruro de metileno (15 ml) y las capas orgánicas combinadas se lavaron con salmuera y se concentraron hasta sequedad. El producto en bruto resultante se purificó mediante cromatografía en columna de gel de sílice usando hexanos-acetato de etilo (3:1 a 1:1) para dar el producto como un aceite (0,6 g, 74%). 1H RMN (400 MHz, CDCb) 5 ppm 1,15 - 1,25 (m, 7 H) 1,30 - 1,42 (m, 2 H) 1,37 (s a, 9 H) 1,43 - 1,56 (m, 3 H) 1,67 - 1,72 (m, 2 H) 1,81 - 1,93 (m, 2 H) 2,09 - 2,19 (m, 2 H) 2,27 - 2,33 (m, 1 H) 2,40 - 2,50 (m, 1 H) 2,51 - 2,59 (m, 1 H) 2,61 - 2,65 (m, 1 H) 3,00 - 3,10 (m, 2 H) 3,20 -3,30 (m, 1 H) 3,33 - 3,39 (m, 1 H) 3,36 (s, 3 H) 3,51 - 3,53 (m, 1 H) 3,65 - 3,74 (m, 1 H) 3,79 - 3,86 (m, 2 H) 3,90 -3,91 (m, 3 H) 4,24 - 4,34 (m, 1 H) 4,36 - 4,38 (m, 1 H) 4,62 (d, J = 1,9 Hz 1 H) 4,72 (s a, 1 H) 4,77 (s a, 1 H) 4,85 (d, J = 1,9 Hz, 1 H) 4,93 (s a, 1 H) 5,12 (dd, J = 10,5, 1,5 Hz, 1 H), 5,18 - 5,23 (m, 1 H) 5,65 - 5,72 (m, 2 H) 5,80 - 5,87 (m, 1 H) 7,52 - 7,56 (m, 2 H) 7,61 - 7,65 (m, 1 H) 7,845 - 7,89 (m, 2 H).
5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-2,2-dimetiloxazolidino-3-carboxilato de (S)-terc-butilo

Se añadieron 2,2-dimetoxipropano (1,0 ml, 8,16 mmol) y monohidrato de ácido p-toluenosulfónico (15 mg, 0,08 mmol) a una solución agitada de ((S)-3-((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilen-tetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)-2-hidroxipropil)carbamato de terc-butilo (0,50 g, 0,66 mmol) en acetona (10 ml). La mezcla de reacción se agitó durante 1,5 h a temperatura ambiente. Después de añadir bicarbonato sódico (200 mg), la reacción se agitó durante 10 min adicionales. Después de la dilución con acetato de etilo (40 ml) y NaHCO3 acuoso saturado (20 ml), la mezcla resultante se separó en fases. La capa orgánica se reextrajo con acetato de etilo (25 ml). Las capas orgánicas combinadas se lavaron con salmuera y se concentraron hasta sequedad. El producto en bruto resultante se purificó adicionalmente mediante cromatografía en columna de gel de sílice usando un gradiente de 4:1 a 2:1 de heptanos/acetato de etilo como eluyente para dar 400 mg del producto deseado como un aceite (76%). 1H RMN (400 MHz, CDCla) 6 ppm 1,15 - 1,29 (m, 4 H) 1,3 - 1,5 (m, 4 H), 1,40 (s a 9H) 1,49 (s, 6 H) 1,66 - 1,69 (m, 1 H) 1,78 - 1,83 (m, 1 H) 1,89 - 1,98 (m, 1 H) 2,03 - 2,12 (m, 3 H) 2,27 - 2,32 (m, 1 H) 2,51 - 2,59 (m, 1 H) 2,61 - 2,64 (m, 1 H) 2,97 -3,08 (m, 3 H) 3,20 -3,33 (m, 1 H) 3,37 (s, 3 H) 3,46 - 3,53 (m, 1 H) 3,61 - 3,67 (m, 3 H) 3,80 - 3,91 (m, 4 H) 4,07 - 4,11 (m, 1 H) 4,20 - 4,25 (m, 1 H) 4,34 -4,37 (m, 1 H) 4,65 (d, d = 2,0 Hz, 1 H) 4,71 (s a, 1 H) 4,78 (s a, 1 H) 4,84 (d J = 2,0 Hz, 1 H) 5,10 - 5,23 (m, 2 H) 5,61 - 5,72 (m, 2 H) 5,80 - 5,87 (m, 1 H) 7,53 - 7,57 (m, 2 H) 7,61 - 7,65 (m, 1 H) 7,89- 7,90 (m, 2 H).
1- ((5S)-5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2- il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-((1S)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((tercbutildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1 -il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-2-hidroxi-1-(fenilsulfonil)propil)-3-metoxitetrahidrofuran-2-il)metil)-2,2-dimetiloxazolidin-3-il)-2,2-dimetilpropan-1-ona
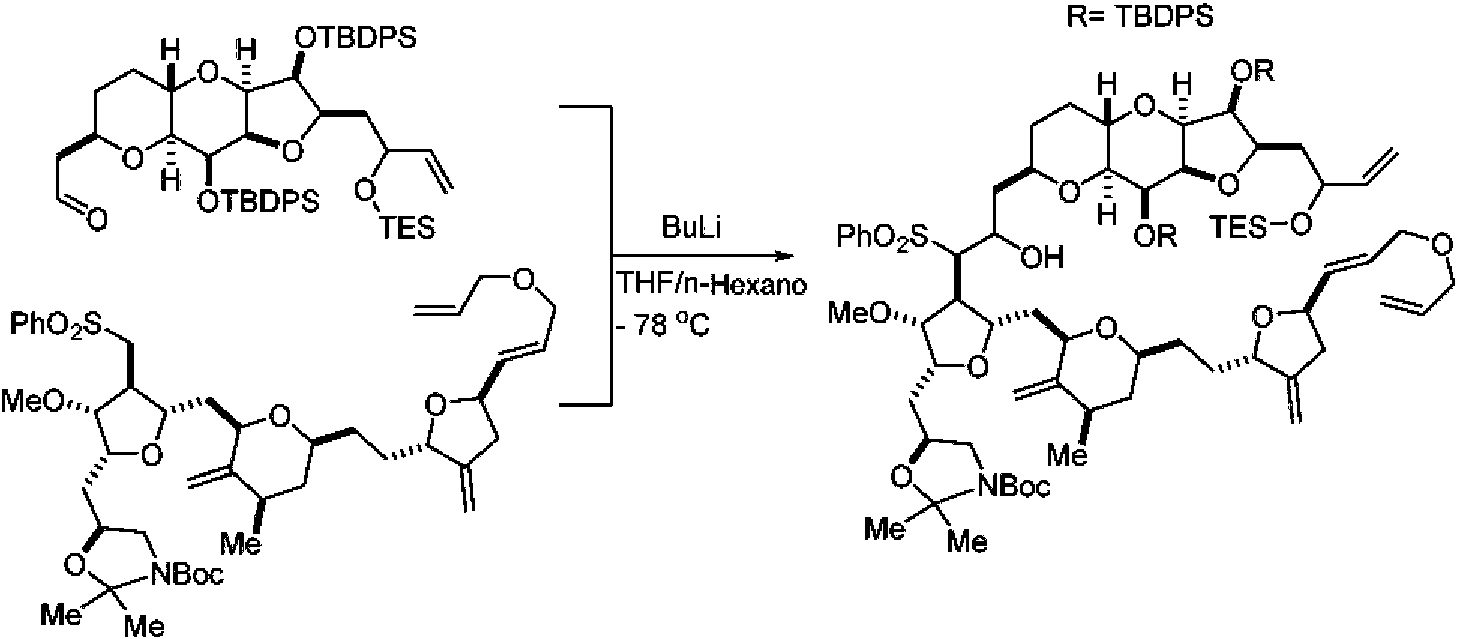
Se disolvió 2-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)acetaldehído (100 mg, 0,109 mmol) en THF (1,0 ml) y se enfrió hasta 0°C. Se añadió n-butil-litio (1,6 M, 0,109 ml, 0,174 mmol) y la solución resultante se agitó a 0°C durante 30 min y a continuación se enfrió hasta -78°C. Se añadió una solución de 1-((S)-5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-2,2-dimetiloxazolidin-3-il)-2,2-dimetilpropan-1-ona (0,128 g, 0,163 mmol) en n-heptano (2,0 ml) y la mezcla de reacción se agitó a -78°C durante 1 h. Se añadieron NH4Cl acuoso saturado (27% en peso) (4,0 ml), agua (1,3 ml) y MTBE (10,5 ml) y la mezcla resultante se calentó hasta temperatura ambiente. La capa orgánica se separó, se lavó con NaCl acuoso al 30% (2,6 ml) y se secó sobre MgSO4. La filtración, la concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice
usando un gradiente de 20 - 66% de acetato de etilo en n-heptano como eluyente proporcionaban 142 mg del producto buscado.
5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1 -il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-((1S)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((tercbutildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-2-oxo-1-(fenilsulfonil)propil)-3-metoxitetrahidrofuran-2-il)metil)-2,2-dimetiloxazolidino-3-carboxilato de (5S)-tercbutilo

Se disolvió 5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran--il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-((1S)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((tercbutildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-2-hidroxi-1-(fenilsulfonil)propil)-3-metoxitetrahidrofuran-2-il)metil)-2,2-dimetiloxazolidino-3-carboxilato de (5S)-terc-butilo (0,142 g, 0,083 mmol) en diclorometano (5,0 ml) a temperatura ambiente. Se añadieron bicarbonato sódico (35 mg, 0,41 mmol) y peryodinano de Dess-Martin (105 mg, 0,248 mmol) y la mezcla resultante se agitó a temperatura ambiente durante la noche. Se añadieron MTBE (14,2 ml), agua (7,1 ml) y tiosulfato sódico (131 mg, 0,83 mmol). Después de agitar a temperatura ambiente durante h, las capas se separaron. La capa orgánica se lavó con NaHCO3 acuoso saturado (8%) (2,84 ml), NaCl acuoso al 30% (2,8 ml) y se secó sobre MgSO4. La filtración, la concentración y la filtración a través de un bloque de gel de sílice, que a continuación se enjuagó con acetato de etilo al 33% en nheptano, proporcionaban 120 mg del producto buscado como una película incolora.
-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1 -il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-(3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((tercbutildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1 -il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-2-oxopropil)-3-metoxitetrahidrofuran-2-il)metil)-2,2-dimetiloxazolidino-3-carboxilato de (5S)-terc-butilo

Se disolvió 5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-((1S)-3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((tercbutildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-2-oxo-1-(fenilsulfonil)propil)-3-metoxitetrahidrofuran-2-il)metil)-2,2-dimetiloxazolidino-3-carboxilato de (5S)-terc-butilo (0,120 g, 0,07 mmol) en Th F (1,9 ml) y MeOH (1,2 ml). La solución resultante se enfrió hasta -78°C y se trató con diyoduro de samario 0,1 M (2,1 ml, 0,21 mmol) durante 30 min. Se añadió diyoduro de samario 0,1 M adicional (2,1 ml, 0,21 mmol) y la mezcla resultante se agitó durante 30 min a -78°C. La reacción se desactivó con solución saturada de sal de Rochelle (8 ml). Se añadieron agua (4 ml) y MTBE (7,2 ml) y la mezcla resultante se calentó hasta temperatura
ambiente. Las capas se separaron y la capa acuosa se extrajo con MTBE (7,2 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (2,4 ml) y se secaron sobre MgSO4. La filtración, la concentración y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 50% de acetato de etilo en n-heptano como eluyente proporcionaban 74 mg del producto buscado como una espuma blanca. 1H NMR (mezcla diastereoisómera 1:1, 400 MHz, CDCla) 6 ppm 0,45 - 0,65 (m, 6 H) 0,82 - 1,00 (m, 9 H) 1,03 (d, J=7,0 Hz, 1,5 H) 1,04 (d, J=7,0 Hz, 1,5 H) 1,06 - 1,17 (m, 18 H) 1,27 - 1,82 (m, 14 H) 1,47 (s a., 12 H) 1,85 - 2,47 (m, 10 H) 2,67 - 2,77 (m, 1 H) 2,95 - 3,07 (m, 1 H) 3,08 - 3,18 (m, 1 H) 3,23 (s a., 1 H) 3,29 (s, 1,5 H) 3,31 (s, 1,5 H) 3,36 - 3,82 (m, 10 H) 3,87 (t, J=6,3 Hz, 0,5 H) 3,96 (d, J=5,5 Hz, 4 H) 3,99 - 4,25 (m, 5 H) 4,33 (dd, J=6,3, 3,1 Hz, 1 H) 4,41 (s a., 1 H) 4,44 - 4,52 (m, 1 H) 4,73 - 4,82 (m, 2 H) 4,83 (s, 1 H) 4,91 - 5,15 (m, 2 H) 4,97 (d, J=2,0 Hz, 1 H) 5,16 (s a., 0,5 H) 5,18 (s, 0,5 H) 5,24 (d, J=1,6 Hz, 0,5 H) 5,28 (d, J=1,6 Hz, 0,5 H) 5,61 - 5,81 (m, 3 H) 5,84 - 5,97 (m, 1 H) 7,27 - 7,43 (m, 12 H) 7,62 - 7,81 (m, 8 H)

Se añadió una solución de 5-(((2R,3R,4S,5S)-5-(((2R,4R,6S)-6-(2-((2S,5R)-5-((E)-3-(aliloxi)prop-1-en-1-il)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-(3-((2R,3S,3aR,4aS,7R,8aS,9S,9aR)-3,9-bis((terc-butildifenilsilil)oxi)-2-(2-((trietilsilil)oxi)but-3-en-1-il)decahidrofuro[3,2-b]pirano[2,3-e]piran-7-il)-2-oxopropil)-3-metoxitetrahidrofuran-2-il)metil)-2,2-dimetiloxazolidino-3-carboxilato de (5S)-terc-butilo (74 mg, 0,47 mmol) en tolueno (10 ml) a una solución de catalizador de Hoveyda-Grubbs de 2a generación (11,8 mg, 0,019 mmol) en tolueno (50 ml) a 70°C a lo largo de 4 h. Después de agitar a 80°C durante 10 h, la mezcla de reacción se enfrió hasta temperatura ambiente y se concentró a vacío. La cromatografía en columna de gel de sílice del residuo usando un gradiente de 10 - 33% de acetato de etilo en n-heptano como eluyente proporcionaba 35 mg del producto buscado. 1H NMR (mezcla diastereoisómera 1,4:1 , 400 MHz, CDCb) 6 ppm 0,45 - 0,66 (m, 6 H) 0,83 - 0,96 (m, 9 H) 0,99 - 1,16 (m, 21 H) 1,27 - 3,03 (m, 31 H) 1,47 (s a., 9 H) 3,10 - 3,20 (m, 1 H) 3,28 - 3,91 (m, 12 H) 3,35 (s, 3 H(mayoritario)) 3,40 (s, 3 H(minoritario)) 3,99 - 4,09 (m, 1 H) 4,11 - 4,17 (m, 1 H) 4,29 - 4,38 (m, 1 H) 4,41 - 4,49 (m, 1 H) 4,56 - 4,70 (m, 1 H) 4,77 - 4,82 (m, 1 H) 4,85 (s a., 1 H) 4,89 - 4,93 (m, 1 H) 4,97 - 5,01 (m, 1 H) 5,51 (dd, J=15,4, 7,6 Hz, 1 H(minoritario)) 5,81 (ddd, J=15,4, 7,8, 1,4 Hz, 1 H(mayoritario)) 6,33 (d, J=15,6 Hz, 1 H(mayoritario)) 6,58 (dd, J=15,4, 9,2 Hz, 1 H(minoritario)) 7,27 - 7,45 (m, 12 H) 7,58 - 7,79 (m, 8 H)

El compuesto 7 (35 mg, 24 pmol) se disolvió en THF (3,9 ml) a temperatura ambiente. Se añadieron ácido acético (1,8 ml) y agua (1,1 ml) a la solución. Después de agitarse durante 3,5 h a temperatura ambiente, la mezcla resultante se concentró a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 50% de acetato de etilo en n-heptano como eluyente para dar 32 mg de compuesto 8.

El compuesto 8 (32 mg, 23 pmol) se disolvió en diclorometano (1,9 ml) a temperatura ambiente. Se añadieron bicarbonato sódico (11,8 mg, 0,141 mmol) y peryodinano de Dess-Martin (30 mg, 0,070 mmol) y la mezcla resultante se agitó a temperatura ambiente durante 5 h. Se añadieron MTBE (10 ml), agua (5 ml), NaHCO3 acuoso saturado (8%) (2,0 ml) y tiosulfato sódico (56 mg, 0,35 mmol). La mezcla resultante se agitó a temperatura ambiente a lo largo de 30 min. La capa orgánica se separó, se lavó con NaCl acuoso al 30% (2 ml) y se secó sobre MgSO4. La filtración seguida por concentración a vacío y purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 50% de acetato de etilo en n-heptano como eluyente proporcionaban 17 mg del compuesto 9 como una película incolora. 1H RMN (400 MHz, CDCls) 5 ppm 0,98 (s, 9 H) 1,04 - 1,10 (m, 12 H) 1,26 (s a., 3 H) 1,29-1,84 (m, 8 H) 1,47 (s a., 9H) 1,55 (s, 3 H) 1,90-1,98 (m, 2 H) 2,03 - 2,11 (m, 3 H) 2,13 - 2,24 (m, 2 H) 2,46 - 2,56 (m, 3 H) 2,61 (dd, J=16,0, 7,4 Hz, 2 H) 2,74-2,83 (dd, J=16,2, 5,7 Hz, 2 H) 3,06 - 3,21 (m, 2 H) 3,25 - 3,33 (m, 1 H) 3,37 (d, J=3,9 Hz, 1 H) 3,38 (s, 3 H) 3,44 - 3,52 (m, 1 H) 3,63 - 3,93 (m, 8 H) 4,06 (dd, J=8,4, 3,7 Hz, 1 H) 4,12 - 4,21 (m, 1 H) 4,35 (t, J=6,4 Hz, 1 H) 4,46 - 4,54 (m, 1 H) 4,70 (c, J=6,8 Hz, 1 H) 4,79 (s, 1 H) 4,87 - 4,95 (m, 2 H) 5,03 (d, J=2,0 Hz, 1 H) 6,58 (dd, J=16,0, 7,8 Hz, 1 H) 6,79 (dd, J=16,0, 5,5 Hz, 1 H) 7,28 - 7,44 (m, 12 H) 7,56 - 7,70 (m, 8 H)

El compuesto 10 (17 mg, 0,012 mmol) se disolvió en tolueno desoxigenado (2,6 ml) a temperatura ambiente. Se añadió agua desoxigenada (purgada con nitrógeno durante 40 min) (10 pl, 0,57 mmol) seguido por reactivo de Stryker (24,5 mg, 12 pmol). Después de 1 h, se añadió reactivo de Stryker adicional (~20 mg). Después de agitarse durante 1 h adicional, la mezcla de reacción se trató con aire. Se formaba un precipitado. La purificación mediante cromatografía en columna usando un gradiente de 10 - 50% de acetato de etilo en n-heptano como eluyente proporcionaba 14,7 mg del compuesto 11 como una película incolora. 1H RMN (400 MHz, CDCh) 5 ppm 1,00 (s, 9 H) 1,06 (d, J=6,3 Hz, 3 H) 1,08 (s, 9 H) 1,23 - 1,33 (m, 6 H) 1,47 (s a, 12H), 1,50 - 2,00 (m, 11 H) 2,06 -2,23 (m, 4 H) 2,26 - 2,34 (m, 1 H) 2,46 - 2,54 (m, 1 H) 2,54 - 2,82 (m, 5 H) 2,89 - 3,00 (m, 1 H) 3,03 - 3,12 (m, 2 H) 3,13 - 3,20 (m, 1 H) 3,36 (d, J=3,1 Hz, 1 H) 3,41 (s, 3 H) 3,47 - 3,51 (m,1 H) 3,63 - 3,85 (m, 7 H) 3,92 (ddd, J=10,9, 7,4, 3,5 Hz, 1 H) 4,05 (dd, J=8,8, 3,3 Hz, 1 H) 4,11 - 4,22 (m, 2 H) 4,31 - 4,42 (m, 2 H) 4,79 (s, 1 H) 4,85 (s, 1 H) 4,90 (s, 1 H) 4,98 (d, J=1,6 Hz, 1 H) 7,26-7,48 (m, 12 H) 7,57 - 7,71 (m, 8 H)

Se añadió monohidrato de ácido p-toluenosulfónico (2,05 mg, 10,8 pmol) a temperatura ambiente a una solución del compuesto 11 (14,7 mg, 10,8 pmol) en metanol (1 ml). La solución resultante se agitó durante 3 h y se trató con NaHCO3 acuoso saturado (8%) (3 ml). La mezcla resultante se extrajo dos veces con MTBE (12 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (2 ml) y se secaron sobre MgSO4. La filtración seguida por la concentración a vacío proporcionaban 14,7 mg del compuesto 13 como un aceite incoloro.

El compuesto 13 (14,7 mg, 10,7 pmol) se disolvió en THF (1,3 ml) y N,N-dimetilacetamida (0,5 ml) a temperatura ambiente. Se añadieron TBAF 1,0 M en THF (0,22 ml, 0,022 mmol) e hidrocloruro de imidazol (11,3 mg, 0,108 mmol) y la mezcla resultante se agitó durante 20 h a temperatura ambiente. Se añadieron NaCl acuoso al 30% (2 ml) y tolueno (3 ml). Las capas se separaron y la capa acuosa se extrajo dos veces con una mezcla de THF (3 ml) y tolueno (3 ml). La capa orgánica combinada se concentró a vacío. El residuo se disolvió en diclorometano (1,5 ml) a temperatura ambiente y se añadió p-toluenosulfonato de piridinio (27 mg, 0,107 mmol). Después de 3 h, la mezcla de reacción se purificó mediante cromatografía en columna de gel de sílice usando acetato de etilo como eluyente para dar 6,5 mg del compuesto 14 como una espuma blanca. 1H RMN (400 MHz, CDCh) 5 ppm 1,10 (d, J=6,6 Hz, 3 H) 1,28 - 1,79 (m, 11H) 1,44 (s, 9 H) 1,89 - 2,51 (m, 15 H) 2,71 (dd, J=16,0, 10,2 Hz, 1 H) 2,85 (dd, J=6,6, 2,0 Hz, 1 H) 2,89 (dd, J=7,4, 2,3 Hz, 1 H) 3,08 - 3,17 (m, 1 H) 3,26 (d, J=3,1 Hz, 1 H) 3,42 (s, 3 H) 3,55 (s a., 1 H) 3,58 - 3,66 (m, 2 H) 3,81 (dt, J=9,4, 3,3 Hz, 1 H) 3,87 - 3,99 (m, 3 H) 4,03 (dd, J=6,3, 4,3 Hz, 1 H) 4,09 - 4,16 (m, 1 H) 4,19 (dd, J=6,4, 4,5 Hz, 1 H) 4,29 (dd, J=10,6, 4,3 Hz, 1 H) 4,31 - 4,38 (m, 2 H) 4,60 (t, J=4,5 Hz, 1 H) 4,69 (t, J=4,7 Hz, 1 H) 4,81 (d, J=1,2 Hz, 1 H) 4,89 (s, 1 H) 4,93 (s a, 1 H) 4,98 - 5,05 (m, 1 H) 5,07 (d, J=2,0 Hz, 1 H)
Se añadieron 2,6-lutidina (4,9 pl, 0,042 mmol) y trifluorometanosulfonato de trimetilsililo (5,9 pl, 0,033 mmol) a una solución del compuesto 14 (3,2 mg, 3,9 pmol) en diclorometano (0,5 ml) a 0°C y la solución resultante se calentó hasta temperatura ambiente. Después de 1 h y 3 h, se añadieron cada vez 2,6-lutidina (5 pl) y trifluorometanosulfonato de trimetilsililo (6 pl) adicionales. Después de 1,5 h de agitación adicionales, la reacción se desactivó con agua (3 ml). La mezcla resultante se extrajo dos veces con diclorometano (5 ml cada vez). Las capas orgánicas combinadas se secaron sobre MgSÜ4, se filtraron y se concentraron a vacío. El residuo se disolvió en metanol (0,5 ml) y se añadió carbonato potásico (1 mg, 7 pmol) a temperatura ambiente. La mezcla resultante se agitó durante la noche y a continuación se concentró a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice usando acetato de etilo, DCM/metanol (9/1) y DCM/metanol/NhUOH (9/1/0,1) como eluyente para dar 1,6 mg del compuesto 15. La estructura se confirmó mediante la comparación del espectro de 1H NMR con el espectro presentado.
1H RMN (400 MHz, CD3 OD) ó ppm 0,97 - 1,07 (m, 1 H) 1,11 (d, J=6,3 Hz, 3 H) 1,30 - 1,62 (m, 6 H) 1,67 - 2,26 (m, 13 H) 2,27 - 2,42 (m, 3 H) 2,42 - 2,51 (m, 2 H) 2,62 - 2,78 (m, 2 H) 2,83 - 2,96 (m, 3 H) 3,04 (dd, J=12,7, 3,3 Hz, 1 H) 3,37 (d, J=3,1 Hz, 1 H) 3,43 (s, 3 H) 3,74 (d, J=11,7 Hz, 1 H) 3,82 - 4,02 (m, 5 H) 4,08 - 4,14 (m, 2 H) 4,18 (dd, J=4,7, 6,6 Hz, 1 H) 4,26 - 4,35 (m, 2 H) 4,48 (d, J=10,9 Hz, 1 H) 4,62 (t, J=4,3 Hz, 1 H) 4,71 (t, J=4,3 Hz, 1 H) 4,82 -4,84 (m, 1 H) 4,86 - 4,87 (m, 1 H) 5,02 (s a, 1 H) 5,14 (d, J=1,6 Hz, 1 H)
Ejem plo 4: Preparación de un Com puesto de Fórm ula (ID) a través de M acrociclación C.3-C.4

Diacetato de (R)-1-((3aR,4S,6S,7S,7aR)-7-acetoxi-6-aliltetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1'-ciclohexan]-4-il)etano-1,2-diílo

Se añadió aliltrimetilsilano (10,40 ml, 65,44 mmol) a una solución de diacetato de (3aR,4S,6S,7R,7aR)-4-((R)-1,2-diacetoxietil)tetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]pirano-2,1'-ciclohexano]-6,7-diílo (10 g, 21,812 mmol) en acetonitrilo (70,0 ml). La solución resultante se enfrió hasta 0°C y se añadió BF3-OEt2 (5,53 ml, 43,6 mmol), mientras que la temperatura interna se mantenía por debajo de 10°C. Después de agitarse durante 6 h a una temperatura entre 0 y 10°C, la mezcla de reacción se trató con NaHCO3 acuoso saturado (8%) (100 ml). La mezcla resultante se extrajo con tolueno (200 ml). Las capas orgánicas combinadas se lavaron dos veces con agua (200 ml) y se concentraron a vacío para dar 11 g del producto buscado como un sólido blanco.1
1H RMN (400 MHz, CDCla) ó ppm 1,23 - 1,85 (m, 10 H) 2,07 (s, 3 H) 2,10 (s, 3 H) 2,14 (s, 3 H) 2,21 - 2,33 (m, 2 H) 3,74 (dd, J=7,6, 1,8 Hz, 1 H) 4,11 (ddd, J=9,7, 6,6, 5,1 Hz, 1 H) 4,25 (dd, J=12,6, 4,4 Hz, 1 H) 4,32 (dd, J=7,9, 1,8 Hz, 1 H) 4,46 (dd, J=12,6, 2,6 Hz, 1 H) 4,59 (dd, J=7,9, 2,6 Hz, 1 H) 4,92 (dd, J=9,7, 2,6 Hz, 1 H) 5,07 (t, J=1,2 Hz, 1 H) 5,09 - 5,16 (m, 1 H) 5,22 (ddd, J=7,5, 4,8, 2,6 Hz, 1 H) 5,69 - 5,90 (m, 1 H).
(R)-1 -((3aR,4S,6S,7S,7aS)-6-alil-7-hidroxitetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1'-ciclohexan]-4-il)etano-1,2-diol
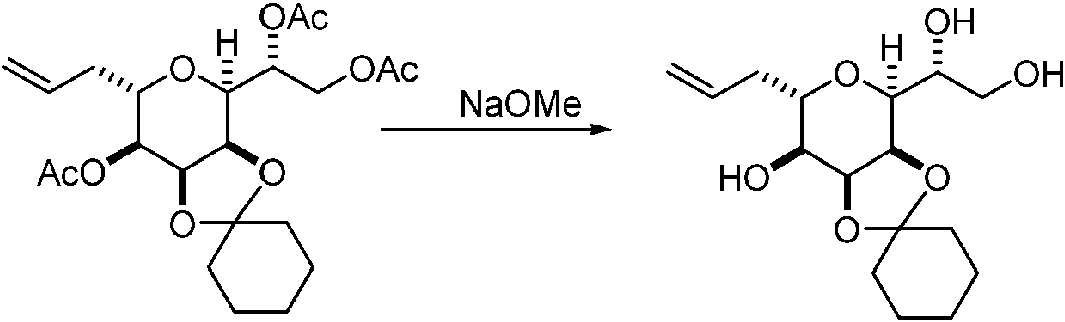
Se añadió solución de metóxido sódico en MeOH (25% en peso, 7,45 ml, 32,6 mmol) a temperatura ambiente a una solución de diacetato de (R)-1-((3aR,4S,6S,7S,7aR)-7-acetoxi-6-aliltetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1'-ciclohexan]-4-il)etano-1,2-diílo (11,0 g, 21,7 mmol) en metanol (12 ml) y MTBE (57 ml). Después de 2,5 h, la mezcla de reacción se enfrió hasta 10-15°C. Se añadió ácido acético (2,0 ml, 35 mmol) mientras se mantenía la temperatura interna por debajo de 20°C. La mezcla resultante se concentró a vacío. Se añadió NaHCO3 acuoso saturado (8%) (38,3 ml) y la mezcla resultante se extrajo cuatro veces con EtOAc (191 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (19 ml) y se secaron sobre MgSO4. La filtración, la concentración a vacío y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 50-100% de acetato de etilo en n-heptano como eluyente proporcionaban 6,75 g del producto buscado como un sólido amarillo.
1H RMN (400 MHz, CDCI3) 5 ppm 1,33 - 1,80 (m, 10 H) 2,29 - 2,39 (m, 1 H) 2,47 - 2,56 (m, 1 H) 3,58 - 3,67 (m, 2 H) 3,73 (dd, J=11,7, 4,1 Hz, 1 H) 3,78 (dd, J=12,0, 3,8 Hz, 1 H) 3,83 - 3,95 (m, 2 H) 4,43 (dd, J=8,1, 1,6 Hz, 1 H) 4,54 (dd, J=7,9, 3,5 Hz, 1 H) 5,03 - 5,30 (m, 2 H) 5,78 - 5,99 (m, 1 H).

Se disolvió (R)-1-((3aR,4S,6S,7S,7aS)-6-alil-7-hidroxitetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1'-ciclohexan]-4-il)etano-1,2-diol (1,0 g, 3,18 mmol) en acetona (5,0 ml, 68,1 mmol) a temperatura ambiente. Se añadieron 2,2-dimetoxipropano (1,369 ml, 11,13 mmol) y monohidrato de ácido p-toluenosulfónico (0,061 g, 0,318 mmol) y la mezcla resultante se agitó durante 30 min. Se añadió NaHCO3 acuoso saturado (10 ml) y la mezcla resultante se extrajo tres veces con EtOAc (12 ml cada vez). Las capas orgánicas combinadas se lavaron con salmuera (5 ml) y se secaron sobre MgSO4. La filtración seguida por concentración a vacío daban 1,09 g del producto buscado como un sólido blanco.
Benzoato de (3aR,4S,6S,7S,7aR)-6-alil-4-((R)-1,2-dihidroxietil)tetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1 '-ciclohexan]-7-ilo

Se añadieron cloruro de benzoílo (0,714 ml, 6,151 mmol) y 4-dimetilaminopiridina (0,019 g, 0,154 mmol) a una solución de (3aR,4S,6S,7S,7aS)-6-alil-4-((R)-2,2-dimetil-1,3-dioxolan-4-il)tetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1'-ciclohexan]-7-o (1,09 g, 3,075 mmol) en piridina (5,45 ml) a temperatura ambiente. Después del consumo completo de la materia prima, se añadieron n H4CI acuoso saturado (27% en peso) (15 ml), MTBE (40 ml) y agua (5,0 ml). Las capas se separaron y la capa orgánica se lavó secuencialmente con ácido clorhídrico acuoso 1 M (10 ml, 10,00 mmol), NaHCO3 acuoso saturado (8%) (5,0 ml) y NaCl acuoso al 30% (5,0 ml). La capa orgánica resultante se secó sobre MgSO4, se filtró y se concentró a vacío. El residuo (1,1 g) se disolvió en ácido acético (16
ml) y agua (4 ml). La mezcla resultante se agitó a temperatura ambiente durante la noche y a continuación a una temperatura entre 35 y 40°C durante 24 h. A continuación, la mezcla se concentró a vacío y se destiló azeotrópicamente dos veces con tolueno. El residuo se purificó mediante purificación en taco de gel de sílice para dar 1,1 g del producto buscado como un sólido amarillo claro.
Benzoato de (3aS,4R,6S,7S,7aR)-6-alil-4-formiltetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1,-ciclohexan]-7-ilo

Se disolvió benzoato de (3aR,4S,6S,7S,7aR)-6-alil-4-((R)-1,2-dihidroxietil)tetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1-ciclohexan]-7-ilo (1,1 g, 2,629 mmol) en acetato de etilo (11,00 ml) y agua (11,00 ml) y se enfrió hasta 0°C. Se añadió peryodato sódico (0,843 g, 3,943 mmol) y la mezcla resultante se agitó durante 2,5 h a temperatura ambiente. A continuación, se añadió peryodato sódico adicional (0,2 g). Después de la agitación adicional durante 2,5 h, las capas se separaron. La capa acuosa se extrajo dos veces con EtOAc (11,00 ml) y las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (5,50 ml) y se secaron sobre MgSO4. La filtración seguida por concentración a vacío proporcionaban 0,98 g como un sólido espumoso.
Benzoato de (3aR,4S,6S,7S,7aR)-6-alil-4-((S,E)-1-hidroxi-3-(trimetilsilil)alil)tetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1'-ciclohexan]-7-ilo
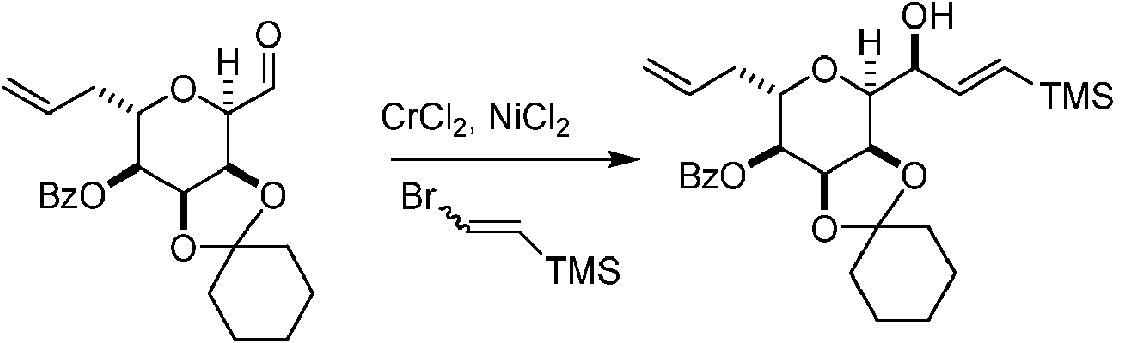
Se añadió (2-bromovinil)trimetilsilano (1,941 ml, 12,68 mmol) a una solución de benzoato de (3aS,4R,6S,7S,7aR)-6-alil-4-formiltetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1'-ciclohexan]-7-ilo (0,98 g) en acetonitrilo (7 ml). La solución resultante se desgasificó durante 0,5 h. Se añadieron a otro reactor cloruro de cromo(II) (3,12 g, 25,36 mmol), cloruro de níquel(II) (0,033 g, 0,254 mmol), DMSO (6,86 ml) y MeCN (6,86 ml) y la mezcla resultante se enfrió hasta 0-5°C. La solución de aldehído y bromuro de vinilo se añadió a la mezcla de cromo y níquel. La mezcla de reacción se agitó durante la noche a una temperatura entre 5 y 15°C y a continuación se trató con metanol (20,42 ml), agua (20,58 ml) y MTBE (24,50 ml). Las capas se separaron y la capa acuosa se extrajo dos veces con MTBE (34,3 ml). Las capas orgánicas combinadas se lavaron dos veces con NaCl acuoso al 30% (19,60 ml) y se secaron sobre MgSO4. La filtración seguida por concentración a vacío proporcionaban 0,521 g del producto buscado como un sólido espumoso blanco.
1H RMN (400 MHz, CDCls) 5 ppm 0,07 (s, 9 H) 1,21 - 1,87 (m, 10 H) 2,24 - 2,33 (m, 1 H) 2,34 - 2,43 (m, 1 H) 2,59 -2,68 (m, 1 H) 3,49 (dd, J=6,6, 2,0 Hz, 1 H) 4,28 - 4,37 (m, 2 H) 4,54 (dd, J=8,0, 1,8 Hz, 1 H) 4,72 (dd, J=7,8, 2,7 Hz, 1 H) 5,02 - 5,09 (m, 2 H) 5,13 (dd, J=9,8, 2,7 Hz, 1 H) 5,77 - 5,93 (m, 1 H) 6,07 (dd, J=18,7, 1,6 Hz, 1 H) 6,23 (dd, J=19,1,4,3 Hz, 1 H) 7,43 - 7,48 (m, 2 H) 7,57 (d, J=7,4 Hz, 1 H) 8,07 (dd, J=8,4, 1,4 Hz, 2 H)
Benzoato de (2S,3R,4R,5S,6S)-2-alil-4,5-dihidroxi-6-((S,E)-1-hidroxi-3-(trimetilsilil)alil)tetrahidro-2H-piran-3-ilo
Se añadieron ácido acético (7,8 ml) y agua (7,8 ml) a benzoato de (3aR,4S,6S,7S,7aR)-6-alil-4-((S,E)-1-hidroxi-3-(trimetilsilil)alil)tetrahidro-3aH-espiro[[1,3]dioxolo[4,5-c]piran-2,1'-ciclohexan]-7-ilo (0,521 g, 1,071 mmol). La mezcla de reacción se calentó hasta 90-97°C durante 100 min y se concentró a vacío. El residuo se destiló azeotrópicamente con tolueno y se purificó mediante un taco de gel de sílice para dar 0,33 g del producto buscado como un sólido espumoso blanco.
Benzoato de (2S,3S,4S,5R,6S)-2-alil-4,5-bis((terc-butildimetilsilil)oxi)-6-((S,E)-1-((terc-butildimetilsilil)oxi)-3-(trimetilsilil)alil)tetrahidro-2H-piran-3-ilo

Se disolvió benzoato de (2S,3R,4R,5S,6S)-2-alil-4,5-dihidroxi-6-((S,E)-1-hidroxi-3-(trimetilsilil)alil)tetrahidro-2H-piran-3-ilo (0,33 g) en MTBE (4,95 ml) y se enfrió hasta 0°C. Se añadieron 2,6-dimetilpiridina (0,95 ml, 8,1 mmol) y trifluorometanosulfonato de terc-butildimetilsililo (0,84 ml, 3,7 mmol). La mezcla resultante se agitó a temperatura ambiente durante la noche. Se añadieron NH4Cl acuoso saturado (27% en peso) (4,95 ml), MTBE (9,90 ml) y agua (3,30 ml). La capa orgánica se separó y se secó sobre MgSO4. La filtración, la concentración y la purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 0 - 10% de acetato de etilo en nheptano como eluyente proporcionaban 0,619 g del producto buscado como un aceite.
Benzoato de (2S,3S,4S,5R,6S)-2-alil-4,5-bis((terc-butildimetilsilil)oxi)-6-((S,E)-1-((terc-butildimetilsilil)oxi)-3-yodoalil)tetrahidro-2H-piran-3-ilo

Se disolvió (2S,3S,4S,5R,6S)-2-alil-4,5-bis((terc-butildimetilsilil)oxi)-6-((S,E)-1-((terc-butildimetilsilil)oxi)-3-(trimetilsilil)alil)tetrahidro-2H-piran-3-ilo (0,510 g, 0,681 mmol) en tolueno (2,295 ml) y MeCN (4,59 ml) a temperatura ambiente. Se añadieron a la solución cloruro de terc-butildimetilsililo (7,69 mg, 0,051 mmol) y NIS (0,919 g, 4,08 mmol). La mezcla de reacción se agitó a 28-31°C durante 20 h y se enfrió hasta temperatura ambiente. Se añadieron tolueno (24.29 ml), tiosulfato sódico (1,076 g, 6,806 mmol) y NaHCO3 acuoso saturado (8%) (5,10 ml) y la mezcla resultante se agitó a lo largo de 2 h a temperatura ambiente. Las capas se separaron y la capa orgánica se lavó dos veces con NaCl acuoso al 30% (7,29 ml) y se secó sobre MgSO4. La filtración seguida por concentración y purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 0 - 10% de acetato de etilo en n-heptano como eluyente proporcionaban 467 mg del producto buscado como un aceite amarillo claro.
1H RMN (400 MHz, CDCla) 6 ppm -0,04 - 0,27 (m, 18 H) 0,89 (s a., 9 H) 0,90 (s a., 9 H) 0,96 (s, 9 H) 2,22 - 2,53 (m, 2 H) 3,24 - 3,69 (m, 1 H) 3,76 - 4,50 (m, 4 H) 4,95-5,35 (m, 3 H) 5,71 - 5,90 (m, 1 H) 6,36 (d, J=14,9 Hz, 1 H) 6,50 -6,73 (m, 1 H) 7,33 - 7,46 (m, 1 H) 7,48 - 7,60 (m, 2 H) 7,96 - 8,15 (m, 2 H).
(S)-5-(((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-((trietilsilil)oxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-2,2,3,3,8,8,9,9-octametil-4,7-dioxa-3,8-disiladecano

Se disolvió 3-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propan-1-ol (1,00 g, 1,175 mmol) en diclorometano (7,00 ml) a temperatura ambiente. Se añadieron imidazol (0,240 g, 3,52 mmol) y clorotrietilsilano (0,300 ml, 1,76 mmol) y la mezcla resultante se agitó a temperatura ambiente durante 1 h, momento en el cual se añadía un NH4Cl acuoso saturado (27% en peso) (12,00 ml, 64,205 mmol), y la mezcla resultante se extrajo con MTBE (15,00 ml, 125,924 mmol). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (10,00 ml, 52,578 mmol) y se secaron sobre MgSO4. La concentración y la destilación azeotrópica con tolueno proporcionaban 1,177 g del producto buscado como un aceite.
(R)-2-((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-((trietilsilil)oxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-(fenilsulfonil)acetato de metilo

Se disolvió (S)-5-(((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-((trietilsilil)oxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-2,2,3,3,8,8,9,9-octametil-4,7-dioxa-3,8-disiladecano (1,177 g, 1,17 mmol) en t Hf (11,3 ml) y se enfrió hasta 0°C. Se añadió n-BuLi (1,6 M, 0,95 ml, 1,5 mmol). La solución resultante se agitó durante 20 min a 0°C y se enfrió hasta -78°C. Se añadió cloroformiato de metilo (0,14 ml, 1,8 mmol) y la solución resultante se agitó durante 1,5 h con calentamiento hasta -40°C. Se añadieron NH4Cl acuoso saturado (27% en peso) (10 ml), agua (5 ml) y MTBE (11 ml) y la mezcla resultante se calentó hasta temperatura ambiente. Las capas se separaron y la capa orgánica se lavó con NaCl acuoso saturado (4 ml) y se secó sobre MgSO4. La filtración seguida por concentración a vacío proporcionaban 1,267 g del producto buscado como un aceite incoloro.
2-((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-((trietilsilil)oxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)acetato de metilo

Se disolvió 2-((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-((trietilsilil)oxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-(fenilsulfonil)acetato de (S)-metilo (1,267 g, 1,176 mmol) en metanol (36,1 ml) a temperatura ambiente. Se añadió magnesio (0,286 g, 11,8 mmol) y la mezcla resultante se agitó a temperatura ambiente. Se añadieron magnesio (0,56 g) y metanol (32 ml) adicionales a lo largo de 20 h. Una vez que la materia prima se consumía, la mezcla de reacción se enfrió hasta por debajo de 10°C y se trató con fosfato sódico monobásico (4,66 g, 38,8 mmol). La mezcla resultante se concentró a vacío. Se añadieron al residuo MTBE (36,1 ml), NH4Cl acuoso saturado (27% en peso) (18,0 ml) y agua (12,0 ml). La mezcla resultante se agitó a temperatura ambiente y se filtró a través de un bloque de Celite®. Las capas se separaron y la capa acuosa se extrajo con MTBE (24,0 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (12,0 ml), se secaron sobre MgSO4, se filtraron y se concentraron a vacío. El residuo se disolvió en diclorometano (12,0 ml) a temperatura ambiente y se trató con imidazol (0,400 g, 5,88 mmol) y clorotrietilsilano (0,59 ml, 3,53 mmol). Después de 2 h a temperatura ambiente, la reacción se desactivó con solución acuosa saturada de NH4Cl (10 ml). La mezcla resultante se extrajo con MTBE (30 ml). La capa orgánica se lavó con NaCl acuoso al 30% (10 ml), se secó sobre MgSO4 y se concentró a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice usando un gradiente de 5-20% de acetato de etilo en n-heptano como eluyente para dar 0,42 g del producto buscado como aceite incoloro.
1H RMN (400 MHz, CDCI3 ) 5 ppm 0,03 (s, 3 H) 0,04 (s, 3 H) 0,06 (s, 3 H) 0,07 (s, 3 H) 0,55 - 0,62 (m, 6 H) 0,87 -0,88 (m, 9 H) 0,88 (s, 9 H) 0,92 - 0,97 (m, 9 H) 1,07 (d, J=6,6 Hz, 3 H) 1,43 - 1,70 (m, 8 H) 1,79 (s, 2 H) 1,92 - 2,02 (m, 2 H) 2,09 - 2,19 (m, 1 H) 2,20 - 2,45 (m, 6 H) 2,59 - 2,69 (m, 1 H) 3,29 (s, 3 H) 3,41 (d, J=3,9 Hz, 1 H) 3,46 - 3,65 (m, 5 H) 3,67 - 3,73 (m, 1 H) 3,69 (s, 3 H) 3,74 - 3,81 (m, 2 H) 3,83 - 3,91 (m, 1 H) 3,95 - 4,06 (m, 1 H) 4,34 - 4,43 (m, 1 H) 4,79 (d, J=1,6 Hz, 1 H) 4,82 (d, J=2,0 Hz, 1 H) 4,87 (s, 1 H) 4,96 (d, J=2,0 Hz, 1 H).
2-((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-oxopropil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)acetato de metilo
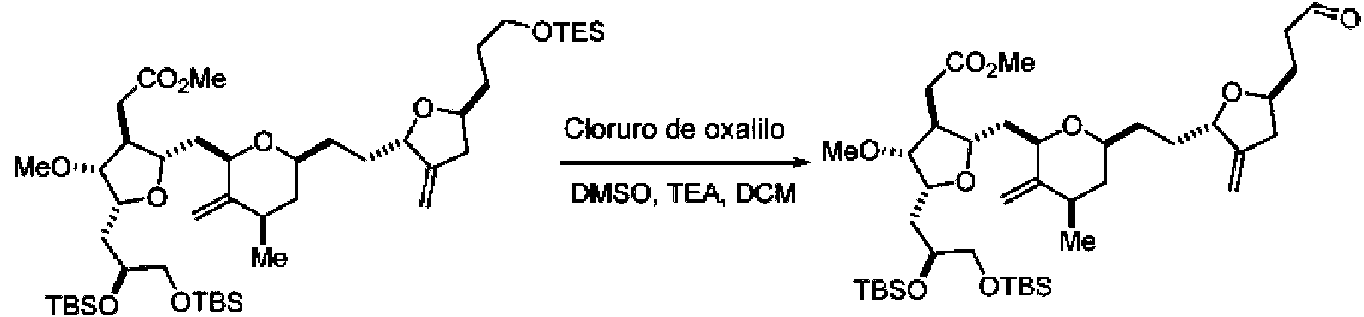
Una solución de cloruro de oxalilo (0,2 M, 0,10 ml, 0,20 mmol) en diclorometano se diluyó con diclorometano (1,0 ml) y se enfrió hasta -78°C. Se añadió una solución de DMSO (0,030 ml, 0,419 mmol) en diclorometano (0,300 ml, 4,66 mmol) seguida por una solución de 2-((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-((trietilsilil)oxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)acetato de metilo (0,10 g, 0,113 mmol) en diclorometano (0,500 ml). La solución resultante se agitó durante 30 min a -50°C, se enfrió hasta -78°C y se trató con trietilamina (0,095 ml, 0,679 mmol). La mezcla se calentó hasta temperatura ambiente a lo largo de 1 h, se diluyó con MTBE (15 ml) y se lavó con solución acuosa saturada de NH4 Cl (5 ml) y NaCl acuoso al 30% (3 ml). La capa orgánica se secó sobre MgSO4, se filtró y se concentró a vacío. El residuo se filtró a través de un taco de gel de sílice con MTBE. La concentración del filtrado a vacío proporcionaba 89 mg del producto buscado como un aceite.
1H RMN (400 MHz, CDCls) 5 ppm 0,04 (s, 3 H) 0,04 (s, 3 H) 0,06 (s, 3 H) 0,07 (s, 3 H) 0,88 (s, 9 H) 0,89 (s, 9 H) 1,08 (d, J=6,3 Hz, 3 H) 1,42 - 1,69 (m, 5 H) 1,74 - 1,85 (m, 4 H) 1,93 - 2,03 (m, 2 H) 2,10 - 2,19 (m, 1 H) 2,22-2,32 (m, 3 H) 2,34-2,46 (m, 2 H) 2,47 - 2,62 (m, 2 H) 2,63 - 2,73 (m, 1 H) 3,29 (s, 3 H) 3,42 (d, J=3,5 Hz, 1 H) 3,50 (d, J=5,1 Hz, 2 H) 3,56 (d, J=5,9 Hz, 1 H) 3,67 - 3,73 (m, 1 H) 3,70 (s, 3 H) 3,78 (d, J=5,5 Hz, 2 H) 3,84 - 3,91 (m, 1 H) 4,04 (quin, J=6,4 Hz, 1 H) 4,34 (d, J=6,6 Hz, 1 H) 4,79 - 4,81 (m, 1 H) 4,84 (d, J=2,3 Hz, 1 H) 4,88 (s, 1 H) 4,98 (d, J=2,3 Hz, 1 H) 9,79 (t, J=1,4 Hz, 1 H)
Benzoato de (2S,3S,4S,5R,6S)-2-alil-6-((1S,E)-6-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-(2-metoxi-2-oxoetil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)-1 -((terc-butildimetilsilil)oxi)-4-hidroxihex-2-en-1 -il)-4,5-bis((terc-butildimetilsilil)oxi)tetrahidro-2H-piran-3-ilo
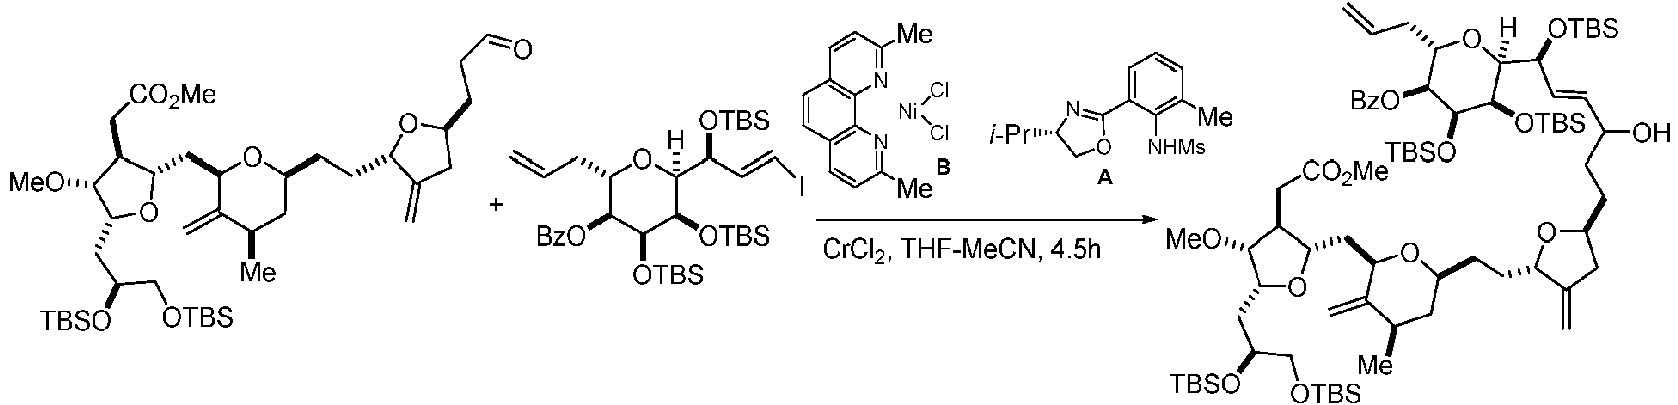
Se disolvió (S)-N-(2-(4-isopropil-4,5-dihidrooxazol-2-il)-6-metilfenil)metanosulfonamida (688 mg, 2,32 mmol) en acetonitrilo (4 ml) y se purgó con nitrógeno durante 30 min. Se añadieron cloruro cromoso (285 mg, 2,32 mmol) y trietilamina (320 pl, 2,32 mmol) y la mezcla verde oscuro resultante se agitó a 35°C durante 1 h. En otro reactor, se disolvieron 2-((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-oxopropil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)acetato de metilo (89 mg, 0,116 mmol) y benzoato de (2S,3S,4S,5R,6S)-2-alil-4,5-bis((terc-butildimetilsilil)oxi)-6-((S,E)-1-((terc-butildimetilsilil)oxi)-3-yodoalil)tetrahidro-2H-piran-3-ilo (107 mg, 0,133 mmol) en THF (870 pl) y acetonitrilo (680 pL) y se purgaron con nitrógeno durante 10 min.
Se añadió complejo de cloruro de níquel (II) con 2,9-dimetil-1,10-fenantrolina (7,84 mg, 0,023 mmol) seguido por la solución de complejo de sulfonamida preparada anteriormente. La mezcla resultante se agitó vigorosamente durante
5 h a 15-23°C y se diluyó con n-heptano (6,5 ml). La mezcla resultante se filtró a través de un taco de Celite®, que a continuación se enjuagó con n-heptano (10 ml) y acetonitrilo (10 ml). Las capas se separaron y la capa de acetonitrilo del fondo se extrajo dos veces con n-heptano (7 ml cada una). Las capas de n-heptano combinadas se lavaron dos veces con acetonitrilo (5 ml cada una) y se concentraron a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice usando un gradiente de 10-33% de acetato de etilo en n-heptano como eluyente para dar 99 mg del producto buscado como un sólido espumoso blanco.
Benzoato de (2S,3S,4S,5R,6S)-2-alil-6-((S,E)-6-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-(2-metoxi-2-oxoetil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)-1 -((terc-butildimetilsilil)oxi)-4-oxohex-2-en-1-il)-4,5-bis((terc-butildimetilsilil)oxi)tetrahidro-2H-piran-3-ilo

Se añadieron bicarbonato sódico (83 mg, 0.98 mmol) y peryodinano de Dess-Martin (250 mg, 0,59 mmol) a una solución de benzoato de (2S,3S,4S,5R,6S)-2-alil-6-((1S,E)-6-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-(2-metoxi-2-oxoetil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)-1-((terc-butildimetilsilil)oxi)-4-hidroxihex-2-en-1-il)-4,5-bis((terc-butildimetilsilil)oxi)tetrahidro-2H-piran-3-ilo (0,284 g, 0,197 mmol) en diclorometano (5,7 ml) a temperatura ambiente. Después de agitarse a lo largo de 2 h a temperatura ambiente, la mezcla de reacción se diluyó con MTBE (8,5 ml). Se añadieron agua (2,8 ml), tiosulfato sódico (0,155 mg, 0,983 mmol) y NaHCO3 acuoso saturado (8%) (2,84 ml) y la mezcla resultante se agitó durante 30 min. Las capas se separaron y la capa orgánica se lavó dos veces con NaCl acuoso al 30% (1,4 ml cada vez) y se secaron sobre MgSO4. La filtración y la concentración a vacío proporcionaban 270 mg del producto buscado como una espuma blanca.
1H RMN (400 MHz, CDCls) 5 ppm -0,13 - 0,23 (m, 30 H) 0,87 (s, 9 H) 0,88 (s a, 18 H) 0,90 - 0,91 (m, 9 H) 0,96 (s, 9 H) 1,07 (d, J=6,3 Hz, 3 H) 1,41 - 1,70 (m, 6 H) 1,72 - 1,86 (m, 4 H) 1,93 -2,03 (m, 2 H) 2,09 - 2,19 (m, 1 H) 2,20 -2,56 (m, 7 H) 2,57 - 2,80 (m, 3 H) 3,29 (s, 3 H) 3,41 (d, J=3,5 Hz, 2 H) 3,43 - 3,55 (m, 4 H) 3,56 (m, J=5,5 Hz, 1 H) 3,65 - 3,73 (m, 1 H) 3,69 (s, 3 H) 3,74 - 3,82 (m, 2 H) 3,84 - 3,90 (m, 1 H) 3,92 - 4,15 (m, 4 H) 4,30 - 4,41 (m, 1 H) 4,59 - 4,70 (m, 1 H) 4,79 (d, J=1,2 Hz, 1 H) 4,81 - 4,85 (m, 1 H) 4,87 (s, 1 H) 4,95 - 5,00 (m, 1 H) 5,05 - 5,29 (m, 2 H) 5,62 - 5,83 (m, 1 H) 6,27 (d, J=15,2 Hz, 1 H) 6,65 - 6,85 (m, 1 H) 7,34 - 7,48 (m, 2 H) 7,50 - 7,60 (m, 1 H) 7,92 - 8,14 (m, 2 H)
Benzoato de (2S,3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-2-(2-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-dihidroxipropil)-4-metoxi-3-(2-metoxi-2-oxoetil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)etil)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-6-ilo
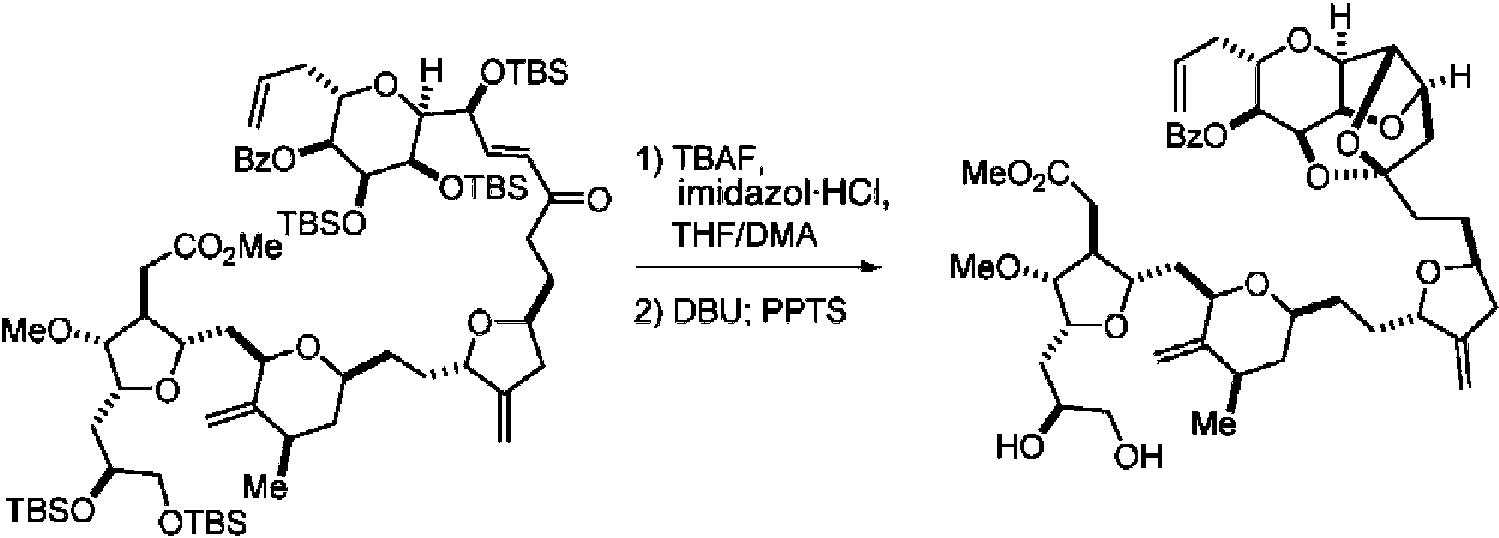
Se disolvió benzoato de (2S,3S,4S,5R,6S)-2-alil-6-((S,E)-6-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-(2-metoxi-2-oxoetil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)-1-((terc-butildimetilsilil)oxi)-4-oxohex-2-en-1-il)-4,5bis((terc-butildimetilsilil)oxi)tetrahidro-2H-piran-3-ilo (0,270 g, 0,187 mmol) en N,N-dimetilacetamida (4,3 ml) y THF
(10,8 ml) a temperatura ambiente. Se añadió una mezcla de fluoruro de tetrabutilamonio (1,0 M, 1,9 ml, 1,9 mmol) e hidrocloruro de imidazol (0,098 g, 0,936 mmol) y la solución resultante se agitó a temperatura ambiente durante 20 h. Se añadieron agua (5,4 ml) y tolueno (11 ml) y las capas se separaron. La capa acuosa se extrajo dos veces con una mezcla de tolueno (11 ml) y THF (11 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30%
(5,4 ml), se secaron sobre MgSO4, se filtraron y se concentraron a vacío. El residuo se destiló azeotrópicamente con una mezcla de acetonitrilo (3,2 ml) y agua (1,1 ml) tres veces para dar 0,26 g de aceite pardo. El producto en bruto se disolvió en diclorometano (5,0 ml) y se trató con DBU (0,050 ml, 0,332 mmol) durante 1 h a temperatura ambiente. Se añadió p-toluenosufonato de piridinio (496 mg, 1,98 mmol) y la mezcla resultante se agitó durante 3 h a temperatura ambiente. La mezcla de reacción se purificó mediante cromatografía en columna de gel de sílice usando un gradiente 0 - 100% de acetonitrilo en acetato de etilo como eluyente para proporcionar 44 mg del producto buscado.
1H RMN (400 MHz, CDCla) 6 ppm 1,08 (d, J=6,6 Hz, 3 H) 1,43 - 2,49 (m, 23 H) 2,68 (ddd, J=15,7, 6,5, 1,6 Hz, 1 H) 3,32 (s, 3 H) 3,46 - 3,57 (m, 3 H) 3,61 - 3,66 (m, 1 H) 3,69 (s, 3 H) 3,76 (dd, J=9,0, 3,9 Hz, 1 H) 3,83 (dt, J=7,7, 5,3 Hz, 1 H) 3,90 - 4,01 (m, 2 H) 4,03 (d, J=7,0 Hz, 1 H) 4,21 (dd, J=6,6, 4,3 Hz, 1 H) 4,30 (dd, J=6,4, 4,5 Hz, 1 H) 4,35 -4.40 (m, 1 H) 4,64 (dd, J=4,1, 2,1 Hz, 1 H) 4,66 - 4,69 (m, 1 H) 4,70 - 4,80 (m, 3 H) 4,81 (d, J=1,6 Hz, 1 H) 4,85 (d, J=1,6 Hz, 1 H) 4,86 (s, 1 H) 4,97 (d, J=2,0 Hz, 1 H) 5,00 - 5,04 (m, 1 H) 5,06 (d, J=1,6 Hz, 1 H) 5,80 - 5,99 (m, 1 H) 7.41 - 7,46 (m, 2 H) 7,54 - 7,59 (m, 1 H) 8,04 (dd, J=8,4, 1,4 Hz, 2 H).
2-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)acetato de metilo

Se disolvió benzoato de (3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-2-(2-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-dihidroxipropil)-4-metoxi-3-(2-metoxi-2-oxoetil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)etil)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-6-ilo (48,7 mg, 0,057 mmol) en THF (1,5 ml) y se enfrió hasta 0°C. Se añadió una solución de metóxido sódico en metanol (25% en peso,
17 pl, 0,074 mmol) y la solución resultante se agitó a temperatura ambiente durante 1 h. Se añadió ácido acético
(6,54 pl, 0,114 mmol) y los disolventes se retiraron con una corriente de nitrógeno. El residuo se destiló azeotrópicamente con tolueno y se disolvió en DMF (1,5 ml) a temperatura ambiente. Se añadieron a la solución resultante imidazol (58,4 mg, 0,857 mmol), clorotrietilsilano (0,096 ml, 0,572 mmol) y 4-dimetilaminopiridina (7,0 mg, 0,057 mmol). La mezcla resultante se agitó a temperatura ambiente durante 2 días y a continuación se trató con NaHCO3 acuoso saturado (8%) (3,0 ml). La mezcla resultante se extrajo dos veces con MTBE (12 ml). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (4,0 ml) y se secaron sobre MgSO4. La filtración seguida por concentración y purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 10 -33% de acetato de etilo en n-heptano como eluyente proporcionaban 110 mg del producto buscado.
2-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((2S,3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)etan-1-ol

Se disolvió 2-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)acetato de metilo (110 mg) en THF (3,0 ml) y se enfrió hasta 0°C. Se añadió una solución de hidruro de litio y aluminio en THF (1,0 M, 0,11 ml, 0,11 mmol) y la solución resultante se agitó durante 30 min. Se añadieron NH4Cl acuoso saturado (27% en peso) (3,0 ml) y agua (1 ml) y la mezcla resultante se extrajo dos veces con MTBE (6 ml cada vez). Las capas orgánicas combinadas se lavaron con NaCl acuoso al 30% (4,0 ml) y se secaron sobre MgSO4. La filtración seguida por concentración y purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 25 -50% de acetato de etilo en n-heptano como eluyente proporcionaban 26,6 mg del producto buscado.
1H RMN (400 MHz, CDCls) 5 ppm 0,56 - 0,65 (m, 18 H) 0,91 - 0,99 (m, 27 H) 1,07 (d, J=6,2 Hz, 3 H) 1,46 - 1,83 (m, 12 H) 1,89 - 2,17 (m, 8 H) 2,20 - 2,31 (m, 2 H) 2,51 - 2,59 (m, 1 H) 2,60 - 2,69 (m, 1 H) 3,22 (dd, J=9,4, 2,3 Hz, 1 H) 3,30 (s, 3 H) 3,45 (dd, J=4,3, 3,1 Hz, 1 H) 3,50 - 3,62 (m, 3 H) 3,68 - 3,78 (m, 3 H) 3,78 - 3,84 (m, 1 H) 3,84 - 3,90 (m, 1 H) 3,90 - 3,96 (m, 1 H) 3,97 - 4,05 (m, 2 H) 4,18 (dd, J=6,6, 4,7 Hz, 1 H) 4,29 (dd, J=4,1, 2,1 Hz, 1 H) 4,30 -4,36 (m, 1 H) 4,37 - 4,43 (m, 1 H) 4,58 (t, J=4,5 Hz, 1 H) 4,66 (t, J=4,7 Hz, 1 H) 4,79 - 4,80 (m, 1 H) 4,83 (d, J=2,0 Hz, 1 H) 4,88 (s, 1 H) 4,96 (d, J=2,0 Hz, 1 H) 5,07 (d, J=10,2 Hz, 1 H) 5,14 (d, J=1,2 Hz, 1 H) 5,91 (dddd, J=17,3, 10,1,7,7, 5,9 Hz, 1 H)
2-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)acetaldehído

Se añadieron bicarbonato sódico (10,5 mg, 0,125 mmol) y peryodinano de Dess-Martin (26,5 mg, 0,063 mmol) a una solución de 2-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)etanol (13,3 mg, 0.013 mmol) en diclorometano (1,0 ml) a temperatura ambiente. Después de agitarse durante 40 min, la mezcla de reacción se trató con MTBE (6,0 ml), agua (3,0 ml) y tiosulfato sódico (15,82 mg, 0,10 mmol). Después de 10 min de ser agitadas, las capas se separaron y la capa orgánica se lavó dos veces con NaCl acuoso al 30% (2,0 ml) y se secó sobre MgSO4. La concentración a vacío proporciona 12 mg del producto buscado.
1-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)pent-4-en-2-ol

Se disolvió 2-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)acetaldehído (12 mg, 0,011 mmol) en THF (1,0 ml) y se enfrió hasta 0°C. Se añadió una solución de cloruro de alilmagnesio en THF (2,0 M, 0,017 ml, 0,034 mmol). La solución resultante se agitó durante 20 min y a continuación se trató con NH4Cl acuoso saturado (27% en peso) (3,0 ml). La mezcla resultante se extrajo con MTBE (10 ml). La capa orgánica se lavó dos veces con NaCl acuoso al 30% (2,0 ml), se secó sobre MgSO4, se filtró y se concentró a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 33% de acetato de etilo en n-heptano como eluyente proporcionando 11,7 mg del producto buscado.

Se disolvió 1-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)pent-4-en-2-ol (11,7 mg, 10,60 pmol) en tolueno (10 ml) y se calentó hasta 50°C. Se añadió catalizador de Hoveyda-Grubbs de 2a generación (1,333 mg, 2,12 pmol) y la solución resultante se agitó durante 3 h a una temperatura entre 68-73°C. La mezcla de reacción se enfrió hasta temperatura ambiente y se purificó mediante cromatografía en columna de gel de sílice usando un gradiente de 20 - 33% de acetato de etilo en n-heptano como eluyente para proporcionar 7,7 mg del producto buscado. 1H RMN (400 MHz, CDCls) 5 ppm 0,56 - 0,68 (m, 18 H) 0,85 - 1,02 (m, 27 H) 1,08 (d, J=6,2 Hz, 3 H) 1,28 - 2,35 (m, 23 H) 2,39 - 2,84 (m, 3 H) 3,17 (ddd, J=9,5, 5,6, 2,1 Hz, 1 H) 3,31 (s, 3 H) 3,41 - 3,64 (m, 4 H) 3,65 - 4,07 (m, 6 H) 4,17 (d, J=6,6 Hz, 1 H) 4,28 (dd, J=4,1,2,1 Hz, 1 H) 4,31 - 4,41 (m, 3 H) 4,56 - 4,69 (m, 2 H) 4,79 (s, 1 H) 4,83 (s a., 1 H) 4,92 (s, 1 H) 4,96 (d, J=2,3 Hz, 1 H) 5,45 - 5,61 (m, 1 H) 5,62 - 5,76 (m, 1 H)
La materia prima (7,7 mg, 7,158 pmol) se disolvió en diclorometano (0,70 ml) y se trató con bicarbonato sódico (6,01 mg, 0,072 mmol) y peryodinano de Dess-Martin (12,14 mg, 0,029 mmol). Después de agitarse a temperatura ambiente durante 1 h, la mezcla de reacción se diluyó con MTBE (5,0 ml) y agua (3,0 ml). Se añadió tiosulfato sódico (11,32 mg, 0,072 mmol) y la mezcla resultante se agitó durante 20 min. Las capas se separaron y la capa orgánica se lavó con NaCl acuoso al 30% (1,0 ml) y se secó sobre MgSO4. La filtración seguida por concentración y purificación mediante cromatografía en columna de gel de sílice usando n-heptano/acetato de etilo (2/1) como eluyente proporcionaba 6,8 mg del producto buscado como una película.
1H RMN (400 MHz, CDCls) 5 ppm 0,55 - 0,65 (m, 18 H) 0,91 - 1,02 (m, 27 H) 1,08 (d, J=6,6 Hz, 3 H) 1,40 - 2,33 (m, 20 H) 2,49 - 2,67 (m, 4 H) 3,03 (dd, J=15,6, 7,8 Hz, 1 H) 3,08 - 3,14 (m, 1 H) 3,16 (dd, J=9,4, 2,0 Hz, 1 H) 3,30 (d, J=3,1 Hz, 1 H) 3,35 (s, 3 H) 3,44 - 3,57 (m, 3 H) 3,73-3,87 (m, 3 H) 3,87 - 3,94 (m, 1 H) 3,97 - 4,00 (m, 1 H) 4,18 (dd, J=6,6, 4,3 Hz, 1 H) 4,29 (dd, J=4,1, 2,1 Hz, 1 H) 4,32-4,44 (m, 3 H) 4,59 - 4,66 (m, 2 H) 4,79 (s, 1 H) 4,83 (s, 1 H) 4,91 (s, 1 H) 4,98 (s, 1 H) 5,57 (dt, J=15,2, 7,0 Hz, 1 H) 5,69 (dt, J=14,8, 6,2 Hz, 1 H)

Se añadió TBAF (1,0 M, 0,025 ml, 0,025 mmol) a una solución de compuesto 7 (3,4 mg, 3,167 pmol) en THF (0,5 ml) a temperatura ambiente. La solución resultante se agitó durante 25 h a temperatura ambiente y a continuación se purificó mediante cromatografía en columna de gel de sílice usando un gradiente de 0 - 100% de acetonitrilo en acetato de etilo como eluyente para proporcionar 1,6 mg del producto buscado. La estructura se confirmó por comparación del espectro de 1H NMR con el de una muestra auténtica.
1H RMN (400 MHz, CDCls) 5 ppm 1,10 (d, J=6,6 Hz, 1 H) 1,19 - 1,83 (m, 8 H) 1,92 - 2,36 (m, 12 H) 2,39 - 2,58 (m, 3 H) 2,72 (dd, J=16,0, 9,8 Hz, 1 H) 2,82 - 2,92 (m, 2 H) 2,94 - 3,02 (m, 1 H) 3,29 (d, J=3,1 Hz, 1 H) 3,44 (s, 3 H) 3,51 -3,69 (m, 4 H) 3,86 (dt, J=9,0, 3,1 Hz, 1 H) 3,89 - 3,99 (m, 3 H) 4,03 (dd, J=6,3, 4,3 Hz, 1 H) 4,08 - 4,16 (m, 1 H) 4,19 (dd, J=6,6, 4,7 Hz, 1 H) 4,26 - 4,41 (m, 3 H) 4,61 (t, J=4,7 Hz, 1 H) 4,69 (t, J=4,3 Hz, 1 H) 4,82 (d, J=1,6 Hz, 1 H) 4,89 (s a., 1 H) 4,93 (s a, 1 H) 5,07 (d, J=2,0 Hz, 1 H)
Ejem plo 5: Preparación de un Com puesto de Fórm ula (ID ) a través de M acrociclación C.2-C.3
2-((2S,3S,4R,5R)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((2S,3aR,4aR,5R,6S,7S,8aR,8bS)-7-(3-hidroxipropil)-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-metoxitetrahidrofuran-3-il)acetato de metilo

Se añadió la solución recientemente preparada de disiamilborano en THF (0,45 M, 0,041 ml, 0,018 mmol) a 0°C a una solución de 2-((2S,3S,4R,5R)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-alil-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-4-metoxitetrahidrofuran-3-il)acetato de metilo
(10 mg, 9,16 pmol) en THF (0.2 ml). La solución resultante se calentó hasta temperatura ambiente. Después de 1 h, 2 h y 4 h, se añadió solución de diisoamilborano adicional (cada vez 40 pl). Después de agitarse durante 2 h, la mezcla de reacción se diluyó con MTBE (1,0 ml) y se enfrió hasta 0°C. Se añadieron hidróxido sódico 3 M (0,10 ml, 0,30 mmol) y peróxido de hidrógeno al 30% (0,10 ml, 0,979 mmol). La mezcla resultante se agitó a temperatura ambiente durante 2 h y se trató con solución acuosa saturada de NH4Cl (2 m) y MTBE (2 ml). Las capas se separaron y la capa acuosa se extrajo con MTBE (3 ml). Las capas orgánicas combinadas se lavaron con NaHSÜ3 acuoso saturado (1 ml) y NaCl acuoso al 30% (1 ml) y se secaron sobre MgSÜ4. La filtración seguida por concentración a vacío y purificación mediante cromatografía en columna de gel de sílice usando un gradiente de 20 -33% de acetato de etilo en n-heptano como eluyente proporcionaban 3,6 mg del producto buscado.
1H RMN (400 MHz, CDCh) ó ppm 0,53 - 0,66 (m, 18 H) 0,91 - 0,99 (m, 27 H) 1,08 (d, J=6,6 Hz, 3 H) 1,17 - 1,24 (m, 1 H) 1,36 (m, 2 H) 1,65 - 1,85 (m, 9 H) 1,88 - 2,03 (m, 6 H) 2,14 (d, J=12,9 Hz, 2 H) 2,21 - 2,32 (m, 3 H) 2,35 (m, 1 H) 2,40 (m, 1 H) 2,59 - 2,69 (m, 1 H) 3,19 (dd, J=9,6, 2,1 Hz, 1 H) 3,29 (s, 3 H) 3,43 (d, J=3,5 Hz, 1 H) 3,49 (dd, J=10,2, 5,1 Hz, 2 H) 3,56 (dd, J=10,9, 6,6 Hz, 1 H) 3,62 - 3,69 (m, 2 H) 3,69 - 3,72 (m, 4 H) 3,78 (dd, J=9,0, 4,7 Hz, 1 H) 3,80 - 3,90 (m, 3 H) 3,97 - 4,06 (m, 2 H) 4,18 (dd, J=6,8, 4,5 Hz, 1 H) 4,24 - 4,31 (m, 2 H) 4,34 - 4,41 (m, 1 H) 4,57 (t, J=4,7 Hz, 1 H) 4,68 (t, J=4,7 Hz, 1 H) 4,80 (s, 1 H) 4,82 (s, 1 H) 4,87 (s, 1 H) 4,96 (d, J=2,0 Hz, 1 H).
(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((2S,3aR,4aR,5R,6S,7S,8aR,8bS)-7-(3-hidroxipropil)-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-metoxitetrahidrofuran-3-il)-2-oxopropil)fosfonato de dimetilo

Se añadió n-BuLi (1,6 M, 0,061 ml, 0,097 mmol) a -78°C a una solución de metilfosfonato de dimetilo (11 pl, 0,097 mmol) en THF (0,50 ml) y la solución resultante se agitó durante 40 min a -78°C. A continuación, se añadió una solución de 2-((2S,3S,4R,5R)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-(3-hidroxipropil)-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-metoxitetrahidrofuran-3-il)acetato de metilo (3,6 mg, 3,244 pmol) en THF (0,50 ml). La mezcla de reacción se agitó durante 1,5 h a -78°C y se trató con solución acuosa saturada de NH4Cl (2 ml). La mezcla resultante se diluyó con acetato de etilo (2 ml) y se calentó hasta temperatura ambiente. Las capas se separaron y la capa acuosa se extrajo con acetato de etilo (5 ml). Las capas orgánicas combinadas se secaron sobre MgSÜ4, se filtraron, se concentraron y se purificaron mediante cromatografía en columna de gel de sílice usando heptano/EtÜAc (1/1), EtOAc, EtOAc/MeCN (1/1) y DCM/MeOH (10/1) como eluyentes para proporcionar 1 mg del producto buscado.
MS m/z 1202,2 [M+H]+, 1203,2, 1204,2. 1H RMN (400 MHz, CDCh) 5 ppm 0,55 - 0,66 (m, 18 H) 0,92 - 0,99 (m, 27 H) 1,07 (d, J=6,6 Hz, 3 H) 1,15 - 2,18 (m, 22 H) 2,20 - 2,30 (m, 1 H) 2,64 - 2,70 (m, 1 H) 3,07 (d, J=9,8 Hz, 1 H) 3,13 (d, J=9,8 Hz, 1 H) 3,16 - 3,24 (m, 1 H) 3,33 (dd, J=10,2, 3,5 Hz, 1 H) 3,33 (s, 3 H) 3,48 - 3,59 (m, 4 H) 3,63 - 3,72 (m, 2 H) 3,73 - 3,88 (m, 4 H) 3,77 - 3,79 (m, 3 H) 3,81 (s, 3 H) 3,99 - 4,06 (m, 2 H) 4,16 - 4,21 (m, 1 H) 4,26 - 4,31 (m, 2 H) 4,34 - 4,40 (m, 1 H) 4,57 (t, J=4,3 Hz, 1 H) 4,68 (t, J=4,7 Hz, 1 H) 4,79 (s, 1 H) 4,84 (s a, 1 H) 4,86 (s, 1 H) 4,97 (s a, 1 H)

Se disolvió (3-((2S,3S,4R,5R)-5-((S)-2,3-bis((trietilsilil)oxi)propil)-2-(((2R,4R,6S)-6-(2-((2S,5S)-5-(2-((3aR,4aR,5R,6S,7S,8aR,8bS)-7-(3-hidroxipropil)-6-((trietilsilil)oxi)octahidro-2H-2,5-epoxifuro[2',3':4,5]furo[3,2-b]piran-2-il)etil)-3-metilentetrahidrofuran-2-il)etil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-metoxitetrahidrofuran-3-il)-2-oxopropil)fosfonato de dimetilo (1 mg, 0,832 pmol) en diclorometano y se trató con bicarbonato sódico (1,4 mg, 0,017 mmol) y peryodinano de Dess-Martin (3,5 mg, 8,3 pmol) a temperatura ambiente. Después de 2 h, la mezcla de reacción se diluyó con MTBE (1 ml) y agua (0,5 ml). Se añadió tiosulfato sódico (3 mg) y la mezcla resultante se agitó durante 20 min a temperatura ambiente. Las capas se separaron y la capa acuosa se extrajo con EtOAc (2 ml). Las capas orgánicas combinadas se secaron sobre MgSÜ4 y se concentraron a vacío. El residuo se diluyó con tolueno y se filtró a través de un taco de gel de sílice, que a continuación se enjuagó con EtOAc. El filtrado se concentró a vacío y el residuo resultante se disolvió en THF (1,0 ml). Se añadió una mezcla en suspensión de trifluorometanosulfonato de cinc (2,4 mg, 0,0067 mmol), TEA (3 pl, 0,020 mmol) y TMEDA (0,5 pl, 0,0033 mmol) en THF (2 ml). La mezcla de reacción resultante se agitó a temperatura ambiente durante 1 día y se trató con MTBE (6 ml) y NaCl acuoso al 30% (2 ml). La capa orgánica se separó y se lavó con NaCl acuoso al 30% (1,5 ml). El secado, la filtración y la concentración a vacío daban el producto buscado. MS m/z 1073,6 [M+H]+. El producto macrocíclico en bruto se disolvió en THF (0,5 ml) a temperatura ambiente y se trató con TBAF 1,0 M en THF (0,020 ml, 0,02 mmol). Después de agitar a temperatura ambiente durante la noche, la formación del producto buscado se confirmaba mediante análisis de LCMS con una muestra auténtica (tiempo de retención y datos de MS). MS m/z 731,6 [M+H]+, 753,6 [M+Na]+.
Ejem plo 6: Preparación de un Com puesto de Fórm ula (VIIB)

(4R)-4-((ferc-butildimetilsilil)oxi)-7-hidroxi-W-metoxi-W,2-dimetilheptanamida

Una solución de (4R)-4-((terc-butildimetilsilil)oxi)-N-metoxi-N,2-dimetil-7-oxoheptanamida (27 g, 81,4 mmol) en metanol (203 ml) se enfrió hasta 0°C y se trató con NaBH4 (1,54 g, 40,7 mmol), que se añadía en porciones a lo largo de 30 min, mientras se mantenía la temperatura interna por debajo de 10°C. La mezcla de reacción se agitó a 0°C durante 2 h y se desactivó con NH4Cl acuoso saturado (67,5 ml). Después de agitar a temperatura ambiente durante 20 min, la mezcla se diluyó con MTBE (189 ml). La capa orgánica se separó y la capa acuosa se extrajo con MTBE (50 ml). Las capas orgánicas se combinaron, se lavaron con salmuera (47,3 ml) y se concentraron a vacío. El residuo se filtró a través de un taco de gel de sílice (alrededor de 40 g), que se enjuagó con acetato de etilo/nheptano=1/1 (300 ml). El filtrado se concentró a vacío para dar el compuesto del epígrafe (26 g, 96%). 1H RMN (400 MHz, CDCls) 50,02 (s, 6H), 0,86 (s, 9H), 1,12 (d, 3H), 1,42-1,68 (m, 6H), 1,96 (m, 1H), 3,18 (s, 3H), 3,62 (m, 2H), 3,69 (s, 3H), 3,75 (m, 1H).
Pivalato de (4R)-4-((terc-butildimetilsilil)oxi)-7-(metoxi(metil)amino)-6-metil-7-oxoheptilo
Una solución de (4R)-4-((ferc-butildimetilsilil)oxi)-7-hidroxi-N-metoxi-N,2-dimetilheptanamida (26 g, 78.0 mmol) en CH2 CI2 (130 ml) se enfrió hasta 0°C y se trató con trietilamina (19,56 ml, 140,3 mmol), TMEdA (1,18 ml, 7,80 mmol) y cloruro de pivaloílo (PvCI) (10,6 ml, 85,8 mmol). Después de agitar a temperatura ambiente durante 15 h, la mezcla se trató con PvCl (0,96 ml, 7,8 mmol) y trietilamina (5,43 ml, 39,0 mmol) y se agitó a ta durante otras 5 h. La reacción se desactivó con agua (260 ml). La capa orgánica se separó y la capa acuosa se extrajo con MTBE (260 ml). Las capas orgánicas se combinaron, se lavaron con salmuera y se secaron sobre MgSO4 para dar el compuesto del epígrafe (32,07 g, 99%). 1H RMN (400 MHz, CDCls) 50,02 (s, 6H), 0,86 (s, 9H), 1,12 (d, 3H), 1,18 (s, 9H), 1,40 1,55 (m, 4H), 1,68 (m, 2H), 1,92 (m, 1H), 3,17 (s, 3H), 3,69 (m, 4H), 4,03 (t, 2H).
Pivalato de (4ft)-4-((ferc-butildimetilsilil)oxi)-6-metil-7-oxooctilo

Una solución de pivalato de (4R)-4-((terc-butildimetilsilil)oxi)-7-(metoxi(metil)amino)-6-metil-7-oxoheptilo (32,07 g, 76,79 mmol) en THF (96 ml) se enfrió hasta -20°C y se trató con MeMgCl 3 M en Th F (30,7 ml, 92,1 mmol) a lo largo de 10 min, mientras se mantenía la temperatura interna por debajo de -10°C. La mezcla se calentó hasta 0°C a lo largo de 2 h y se agitó a 0°C durante 13 h. Se añadió MeMgCl 3M en THF (5,12 ml, 15,4 mmol) adicional y la agitación se continuó a 0°C durante otras 5 h. La reacción se desactivó con NH4Cl acuoso saturado (80 ml) y se extrajo dos veces con MTBE (96 ml). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron a vacío para dar el compuesto del epígrafe (28,64 g, 100%). 1H RMN (400 MHz, CDCls) 50,02 (s, 6H), 0,86 (s, 9H), 1,10 (d, 3H), 1,19 (s, 9H), 1,34 (m, 1H), 1,50 (m, 2H), 1,64 (m, 2H), 1,88 (m, 1H), 2,13 (s, 3H), 2,68 (m, 1H), 3,68 (m, 1H), 4,03 (t, 2H).
Pivalato de (4ft)-4-((ferc-butildimetilsilil)oxi)-6-metil-7-(((trifluorometil)sulfonil)oxi)oct-7-en-1 -ilo

Una mezcla de pivalato de (4R)-4-((ferc-butildimetilsilil)oxi)-6-metil-7-oxooctilo (15,0 g, 40,3 mmol) y 1,1,1-trifluoro-N-fenil-N-(trifluorometil)sulfonilmetanosulfonamida (21,6 g, 60,4 mmol) en THF (150 ml) se enfrió hasta -20°C y se trató con KHMDS 0,5 M en tolueno (105 ml, 52,3 mmol) a lo largo de 20 min, mientras se mantenía la temperatura interna por debajo de -20°C. La mezcla se agitó a -20°C durante 1 h. Se añadió KHMDS 0,5 M adicional en tolueno (8,05 ml, 4,03 mmol) y la agitación se continuó a -20°C durante otra 1 h. La reacción se desactivó con NH4Cl acuoso saturado (105 ml) y se extrajo dos veces con n-heptano (105 ml). Las capas orgánicas se combinaron, se lavaron con salmuera y se concentraron a vacío. El residuo se trató con n-heptano (80 ml) y se envejeció en un congelador (-20°C) durante la noche. El precipitado se filtró y se enjuagó con n-heptano. El filtrado se concentró a vacío y se purificó mediante cromatografía en columna (acetato de etilo/n-heptano=1/20 a 1/10) para dar el compuesto del epígrafe (14,25 g, 70%). 1H RMN (400 MHz, CDCh) 50,02 (d, 6H), 0,86 (s, 9H), 1,15 (d, 3H), 1,18 (s, 9H), 1,40-1,55 (m, 4H), 1,6-1,71 (m, 2H), 2,54 (m, 1H), 3,74 (m, 1H), 4,03 (t, 2H), 4,90 (d, 1H), 5,09 (d, 1H).
Pivalato de (ft)-4-((ferc-butildimetilsilil)oxi)-6-metilocta-6,7-dien-1 -ilo

Una mezcla de Pd2(dba)3 (7,3 mg, 7,9 gmol) y (S)-(-)-(difenilfosfino)-2'-metoxi-1,1'-binaftilo (0,015 g, 0,032 mmol) se purgó con nitrógeno y se trató con n-heptano (2,0 ml). La mezcla se agitó a 50°C durante 4,5 h. Después de enfriar
hasta temperatura ambiente (ta), la mezcla se filtró a través de un taco de Celite® para retirar el catalizador, y el taco de Celite® se enjuagó con n-heptano. Después de la concentración, el residuo se purificó mediante cromatografía en columna (acetato de etilo/n-heptano=1/20 a 1/10) para dar el compuesto del epígrafe (130 mg, 93%). 1H RMN (400 MHz, CDCb ) 50,02 (s, 6H), 0,84 (s, 9H), 1,18 (s, 9H), 1,40-1,75 (m, 4H), 1,68 (t, 3H), 2,02-2,17 (m, 2H), 3,80 (m, 1H), 4,03 (t, 2H), 4,55 (m, 2H).
(5S)-9-((tetrahidro-2W-piran-2-il)oxi)non-1-en-7-in-5-ol

Una solución de tetrahidro-2-(2-propiniloxi)-2H-pirano (27 g, 192,6 mmol) en THF (270 ml) se enfrió hasta -78°C y se trató con n-BuLi 2 M en ciclohexano (99 ml, 198,4 mmol) a lo largo de 30 min, mientras se mantenía la temperatura interna por debajo de -65°C. Después de agitar durante 40 min a -78°C, se añadió a la mezcla BF3ÜEt2 (25,1 ml, 198,4 mmol) a lo largo de 5 min, la mezcla resultante se agitó a -78°C durante 15 min. Se añadió una solución de (S)-2-(but-3-en-1-il)oxirano (20,79 g, 211,9 mmol) en THF (54,0 ml) a lo largo de 30 min, mientras se mantenía la temperatura interna por debajo de -65°C, y la agitación se continuó a -78°C durante 1 h. La reacción se desactivó con NH4Cl acuoso saturado (270 ml) y se calentó hasta ta. La capa orgánica se separó y la capa acuosa se extrajo con MTBE (270 ml). Las capas orgánicas se combinaron, se lavaron con NaHCü3 acuoso saturado (81 ml) y salmuera (80 ml) y se secaron sobre MgSÜ4 para dar el compuesto del epígrafe (40,1 g, 87%). 1H RMN (400 MHz, CDCb) 5 1,45-1,88 (m, 7H), 2,00-2,30 (m, 3H), 2,34-2,50 (m, 2H), 3,51 (m, 1H), 3,70-3,88 (m, 2H), 4,25 (m, 2H), 4,80 (m, 1H), 5,00 (m, 2H), 5,81 (m, 1H).
(4S)-4-hidroxi-8-((tetrahidro-2tf-piran-2-il)oxi)oct-6-inal

Una mezcla de (5S)-9-((tetrahidro-2H-piran-2-il)oxi)non-1-en-7-in-5-ol (38 g, 159,4 mmol), 1,4-dioxano (798 ml) y agua (266 ml) se trató con peryodato sódico (136 g, 637,8 mmol) y 2,6-lutidina (37,1 ml, 319,0 mmol). La mezcla se enfrió con un baño de hielo y se trató con ÜsÜ4 (0,020 g, 0,08 mmol); el baño de hielo se retiró y la mezcla se agitó a temperatura ambiente (ta) durante 20 min. Se añadió ÜsÜ4 (0,020 g, 0,08 mmol) adicional y la agitación se continuó a ta durante otras 6 h. La mezcla se diluyó con agua (1824 ml) y CH2 Cb (836 ml). La capa orgánica se separó y la capa acuosa se extrajo con CH2 Cb (836 ml). Las capas orgánicas se combinaron, se secaron sobre MgSÜ4 y se concentraron a vacío para dar el compuesto del epígrafe (55 g, 144%).
(4S)-8-((tetrahidro-2W-piran-2-il)oxi)oct-6-ino-1,4-diol

Una solución de (4S)-4-hidroxi-8-((tetrahidro-2H-piran-2-il)oxi)oct-6-inal (55 g, 160 mmol) en metanol (308 ml) se enfrió hasta 0°C y se trató con borohidruro sódico (1,818 g, 48,066 mmol), que se añadió en porciones. Después de agitar a 0°C durante 1 h, se añadió borohidruro sódico adicional (0,606 g, 16,0 mmol) en dos porciones con un intervalo de 0,5 h y la agitación se continuó a 0°C durante otras 0,5 h. La reacción se desactivó con NH4Cl acuoso saturado (308 ml) y se agitó a temperatura ambiente (ta) durante 0,5 h. La mezcla se extrajo secuencialmente con MTBE (308 ml x2) y acetato de etilo (308 ml x 2). Las capas orgánicas se combinaron y se lavaron con salmuera (116 ml). Después de la concentración, el residuo se cargó sobre un taco de gel de sílice y se eluyó con MTBE (alrededor de 600 ml). El filtrado se concentró a vacío para dar el compuesto del epígrafe (33,66 g, 87%). 1H RMN
(400 MHz, CDCis) 51,48-1,86 (m, 10H), 2,34-2,50 (m, 2H), 3,51 (m, 1H), 3,60-3,72 (m, 2H), 3,72-3,88 (m, 2H), 4,25 (m, 2H), 4,80 (m, 1H).
Pivalato de (4S)-4-hidroxi-8-((tetrahidro-2W-piran-2-il)oxi)oct-6-in-1-ilo

Una solución de (4S)-8-((tetrahidro-2H-piran-2-il)oxi)oct-6-ino-1,4-diol (15,0 g, 61,9 mmol) en CH2 Q 2 (120 ml) se trató con 2,4,6-colidina (34,4 ml, 260 mmol) y se enfrió hasta 0°C. Después de la adición de cloruro de pivaloílo (8,38 ml, 68,094 mmol) y DMAP (0,378 g, 3,095 mmol), la mezcla se agitó a 0°C durante 4,5 h. La reacción se desactivó con agua (105 ml) y se extrajo dos veces con MTBE (105 ml). Las capas orgánicas se combinaron, se lavaron con HCl 1 N (105 ml) y salmuera (45,0 ml) y se concentraron a vacío para dar el compuesto del epígrafe (22 g, 109%).
1H RMN (400 MHz, CDCls) 5 1,21 (s, 9H), 1,48-1,86 (m, 10H), 2,30-2,50 (m, 2H), 3,52 (m, 1H), 3,72-3,86 (m, 2H), 4,06 (m, 2H), 4,16-4,32 (m, 2H), 4,79 (m, 1H).
Pivalato de (S)-4,8-dihidroxioct-6-in-1-ilo

Una solución de pivalato de (4S)-4-hidroxi-8-((tetrahidro-2H-piran-2-il)oxi)oct-6-in-1-ilo (22 g, 67.4 mmol) en metanol (110 ml) se trató con p-TsOH (0,641 g, 3,37 mmol). Después de agitarse a ta durante 5,5 h, la mezcla se trató con NaHCO3 acuoso saturado (56,6 ml) y se concentró a vacío. El residuo se extrajo secuencialmente con MTBE (154 ml) y acetato de etilo (154 ml x 2). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/nheptano=1/10 a 3/2) para dar el compuesto del epígrafe (7,2 g, 37% para 5 etapas). 1H RMN (400 MHz, CDCh) 5 1,19 (s, 9H), 1,55-1,63 (m, 2H), 1,63-1,83 (m, 2H), 2,35 (m, 1H), 2,47 (m, 1H), 3,77 (m, 1H), 4,08 (t, 2H), 4,25 (m, 2H).
Pivalato de (S)-4-hidroxi-8-((mesitilsulfonil)ox)oct-6-in-1-ilo

A 0°C, una mezcla de pivalato de (S)-4,8-dihidroxioct-6-in-1-ilo (6,67 g, 27,527 mmol), cloruro de benciltrietilamonio (0,313 g, 1,38 mmol), tolueno (66,7 ml) y NaOH acuoso al 15% (66,7 ml, 250 mmol) se trató con cloruro de 2-mesitilenosulfonilo (MtsCl) (3,61 g, 16,5 mmol) en tolueno (40,0 ml) a lo largo de 20 min, mientras se mantenía la temperatura interna por debajo de 5°C. La mezcla se agitó a 0°C durante otra 1 h. La capa orgánica se separó y la capa acuosa se extrajo con MTBE (74,1 ml). Las capas orgánicas se combinaron y se secaron sobre MgSO4. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 5/3) para dar el compuesto del epígrafe (2,49 g, 21%). 1H RMN (400 MHz, CDCls) 5 1,19 (s, 9H), 1,45-1,55 (m, 2H), 1,55-1,83 (m, 4H), 2,30 (s, 3H), 2,62 (s, 6H), 3,65 (m, 1H), 4,08 (t, 2H), 4,69 (m, 2H), 6,99 (s, 2H).
Pivalato de (S)-4-hidroxi-6-metilocta-6,7-dien-1-ilo

Una suspensión de cianuro de cobre(I) (0,788 g, 8,80 mmol) en THF (21,4 ml) se enfrió hasta -78°C y se trató con MeLi 1,6 M en éter dietílico (5,50 ml, 8,80 mmol) a lo largo de 20 min, mientras se mantenía la temperatura interna por debajo de -60°C. La mezcla se agitó a -78°C durante 20 min y se calentó hasta 0°C a lo largo de 40 min. La mezcla se enfrió hasta -78°C, se agitó durante otros 10 min y se trató con una solución de pivalato de (S)-4-hidroxi-8-((mesitilsulfonil)oxi)oct-6-in-1-ilo (2,49 g, 5,87 mmol) en THF (10,7 ml) a lo largo de 20 min, mientras se mantenía la temperatura interna por debajo de -65°C. Después de agitar a -78°C durante 1 h, la reacción se desactivó con una mezcla de NH4 Cl acuoso saturado (37,4 ml) y NH4 OH acuoso al 28% (4,98 ml) y se calentó hasta temperatura ambiente (ta). La capa orgánica se separó y la capa acuosa se extrajo dos veces con MTBE (24,90 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/3) para dar el compuesto del epígrafe (1,136 g, 81%). 1H RMN (400 MHz, CDCb) 5 1,28 (s, 9H), 1,48-1,56 (m, 2H), 1,65-1,75 (m, 3H), 1,75-1,85 (m, 2H), 2,00-2,13 (m, 2H), 3,78 (m, 1H), 4,08 (m, 2H), 4,68 (m, 2H).
Acetato de (S)-2-bromo-7-((ferc-butildifenilsilil)oxi)hept-1-en-4-ilo

Una solución de (S)-2-bromo-7-((ferc-butildifenilsilil)oxi)hept-1-en-4-ol (6,0 g, 13,408 mmol) en CH2 Cl2 (48,0 ml) se trató con trietilamina (3,74 ml, 2 6 , 8 mmol), anhídrido acético (1,52 ml, 16,1 mmol) y DmAp (0,164 g, 1,34 mmol). Después de agitar a temperatura ambiente (ta) durante 20 h, la reacción se desactivó con agua (30,0 ml) y se diluyó con MTBE (30,0 ml). La capa orgánica se separó y se lavó con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1 / 2 0 a 1 /8 ) para dar el compuesto del epígrafe (5,254 g, 80%). 1H RMN (400 MHz, CDCls) 5 1,05 (s, 9H), 1,52-1,70 (m, 3H), 1,76 (m, 1H), 2,02 (s, 3H), 2,60 (dd, 1H), 2,73 (dd, 1H), 3,68 (m, 2H), 5,19 (m, 1H), 5,49 (s, 1H), 5,63 (s, 1H), 7,39 (m, 6 H), 7,65 (m, 4H).
(S)-8-((ferc-butildifenilsilil)oxi)-5-hidroxi-3-metilenoctan-2-ona

Una solución de (S)-N-(2-(4-isopropil-4,5-dihidrooxazol-2-il)-6-metilfenil)metanosulfonamida (2,44 g, 8,23 mmol) en un THF desgasificado (26,0 ml) se trató con cloruro de cromo(II) (1,01 g, 8,23 mmol), se purgó con nitrógeno durante 5 min y se calentó hasta 30°C. Después de la adición de trietilamina (1,15 ml, 8,23 mmol), la mezcla se agitó a 30 -35°C durante 1 h. La mezcla se enfrió hasta 0°C, se trató con complejo de cloruro de níquel(II)-2,9-dimetil-1,10-fenantrolina (0,090 g, 0,27 mmol), se purgó con nitrógeno durante 5 min y a continuación se trató con una solución de acetato de (s)-2-bromo-7-((ferc-butildifenilsilil)oxi)hept-1-en-4-ilo (1,3 g, 2,7 mmol) en THF (10 ml) ( 8 ml 2 ml de enjuague). La mezcla se agitó a 0°C durante 10 min y a ta durante 2 h. La mezcla de reacción se trató con florisil® (5,8 g) y se agitó a ta durante 30 min. La mezcla se diluyó con n-heptano (19,5 ml), se filtró a través de un taco de florisil y se enjuagó con MTBE (19,5 ml). El filtrado se lavó con agua (13 ml) y salmuera (6,50 ml). Después de la concentración, el residuo se purificó mediante cromatografía en columna (acetato de etilo/n-heptano=1 / 1 0 a 1 /2 )
para d a r el co m p u e s to del e p íg ra fe (613 m g, 56 % ). 1H R M N (400 M Hz, CD C la) 5 1,01 (s, 9H ), 1 ,42 -1 ,70 (m , 4H ), 2 ,32 (dd, 1 H), 2 ,36 (s, 3H ), 2 ,55 (m , 1H), 3 ,69 (m, 3H ), 5 ,90 (s, 1H), 6,11 (s, 1 H), 7 ,39 (m, 6H ), 7 ,65 (m , 4H ).
(S)-5-((terc-butildimetilsilil)oxi)-8-((terc-butildifenilsilil)oxi)-3-metilenoctan-2-ona

Una solución de (S)-8-((fe/'c-butildifenilsilil)oxi)-5-hidroxi-3-metilenoctan-2-ona (0,643 g, 1,57 mmol) en DMF (5,14 ml) se trató con t Bs CI (0,283 g, 1,88 mmol) e imidazol (0,213 g, 3,13 mmol). La mezcla se agitó a ta durante 4,5 h. La reacción se desactivó con agua (12,86 ml) y se extrajo dos veces con mTb E (19,29 ml). Las capas orgánicas se combinaron y se lavaron con agua (12,9 ml) y salmuera (6,43 ml). Después de la concentración, el residuo se purificó mediante cromatografía en columna (acetato de etilo/n-heptano=1/10 a 1/8) para dar el compuesto del epígrafe (456 mg, 56%). 1H RMN (400 MHz, CDCla) 50,00 (s, 6H), 0,88 (s, 9H), 1,03 (s, 9H), 1,42-1,70 (m, 4H), 2,31 (s, 3H), 2,32 (dd, 1H), 2,44 (dd, 1H), 3,63 (t, 2H), 3,79 (m, 1H), 5,81 (s, 1H), 6,04 (s, 1H), 7,39 (m, 6H), 7,66 (m, 4H).
(S)-2,2,3,3,11,11 -hexametil-5-(2-metilbuta-2,3-dien-1 -il)-10,10-difenil-4,9-dioxa-3,10-disiladodecano

Una solución de (S)-5-((ferc-butildimetilsilil)oxi)-8-((terc-butildifenilsilil)oxi)-3-metilenoctan-2-ona (0,20 g, 0,381 mmol) en etanol (2,0 ml) se trató con p-toluenosulfonilhidrazida (0,078 g, 0,42 mmol) y se agitó a ta durante 59 h. La mezcla resultante se trató con etanol (2,000 ml), trietilamina (0,11 ml, 0,76 mmol) y tamices moleculares de 4 Á (500 mg). Después de agitarse a 85°C (baño) durante 1 d, la mezcla se filtró a través de un taco de Celite® para retirar tamices moleculares y se enjuagó con MTBE (20,0 ml). El filtrado se lavó con agua (5 ml) y salmuera (5 ml) y se concentró a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/nheptano=1/20 a 1/10) para dar el compuesto del epígrafe (68 mg, 35%). 1H RMN (400 MHz, CDCb) 50,01 (s, 3H), 0,02 (s, 3H), 0,87 (s, 9H), 1,04 (s, 9H), 1,42-1,66 (m, 4H), 1,68 (t, 3H), 2,00-2,20 (m, 2H), 3,63 (t, 2H), 3,79 (m, 1H), 4,52 (m, 2H), 7,39 (m, 6H), 7,66 (m, 4H).
Ejem plo 7: Preparación de un Com puesto de Fórm ula (VIIC)

(S)-3-((2R,3R,4S,5S)-5-(2,2-dimetoxietil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diol

Una solución de 2-((2S,3S,4R,5R)-5-((S)-2,3-bis((ferc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil) tetrahidrofuran-2-il)acetaldehído (20,0 g, 33,28 mmol) en metanol (100 ml) se trató con CSA (0,773 g, 3,33 mmol) y se agitó a ta durante 3 d. La reacción se desactivó con NaHCO3 acuoso saturado (50 ml) y se extrajo con Mt BE (100 ml) y acetato de etilo (100 ml x3). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron a vacío para dar el compuesto del epígrafe (19,79 g). 1H RMN (400 MHz, CDCh) 51,80 (m, 1H), 1,85 2,00 (m, 3H), 2,56 (m, 1H), 3,12 (m, 2H), 3,28 (s, 3H), 3,31 (s, 3H), 3,42 (s, 3H), 3,55 (m, 1H), 3,62-3,71 (m, 2H), 3,90-3,98 (m, 3H), 4,43 (m, 1H), 7,60 (m, 2H), 7,69 (m, 1H), 7,98 (m, 2H).
Dibenzoato de (S)-3-((2R,3R,4S,5S)-5-(2,2-dimetoxietil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo

Una solución de (S)-3-((2R,3R,4S,5S)-5-(2,2-dimetoxietil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diol (19,79 g, 47,29 mmol) en piridina (99 ml, 1223,429 mmol) se enfrió hasta 0°C y se trató con cloruro de benzoílo (12,08 ml, 104,0 mmol). La mezcla se agitó a ta durante 20 h. Se añadieron reactivos adicionales y la agitación se continuó durante 3 d. La reacción se desactivó con agua (400 ml) y se extrajo con MTBE (200 ml x 3). Las capas orgánicas se combinaron, se lavaron con HCI 1 N (100 ml) y a continuación con NaHCO3 acuoso saturado (50 ml), se secaron sobre MgSO4 y se concentraron a vacío.
El residuo se disolvió en CH2Cl2 (297 ml) y se trató con trietilamina (26,4 ml, 189,2 mmol), cloruro de benzoílo (10,98 ml, 94,58 mmol) y DMAP (0,289 g, 2,364 mmol). La mezcla se agitó a ta durante 24 h. Se añadieron más trietilamina (23,2 ml, 166,3 mmol), cloruro de benzoílo (7,74 ml, 66,6 mmol) y DMAP (0,578 g, 4,72 mmol) y la agitación se continuó a ta durante 7 d. La reacción se desactivó con agua (300 ml). La capa orgánica se separó y la capa acuosa se extrajo con CH2 Cl2 (150 ml). Las capas orgánicas se combinaron y se concentraron a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/1) para dar el compuesto del epígrafe (17,82 g, 85% para dos etapas). 1H RMN (400 MHz, CDCh) 51,89 (m, 2H), 2,25 (m, 2H), 2,55 (m, 1H), 3,09 (m, 2H), 3,22 (s, 3H), 3,24 (s, 3H), 3,42 (s, 3H), 3,59 (m, 1H), 3,89 (m, 1H), 3,92 (m, 1H), 4,39 (m, 1H), 4,57 (d, 2H), 5,63 (m, 1H), 7,44 (m, 4H), 7,56 (m, 4H), 7,68 (m, 1H), 7,92 (d, 2H), 8,04 (m, 4H).
Dibenzoato de (S)-3-((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-(2-metoxiacetoxi)-4-metil-3-metilen-6-(3-(pivaloiloxi)propil)tetrahidro-2R-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo

Una mezcla de pivalato de (S)-4-hidroxi-6-metilocta-6,7-dien-1-ilo (1,14 g, 4,73 mmol) y dibenzoato de (S)-3-((2R,3R,4S,5S)-5-(2,2-dimetoxietil)-3-metoxi-4-((fenilsulfonil)metil) tetrahidrofuran-2-il)propano-1,2-diílo (3,41 g, 5,44 mmol) se disolvió en CH2 Cl2 (47,7 ml) y se enfrió hasta -40°C. La mezcla se trató secuencialmente con ácido metoxiacético (5,44 ml, 70,9 mmol) y BFs-OEt2 (1,80 ml, 14,2 mmol). La mezcla se calentó hasta -30°C a lo largo de 1 h y se agitó a -30°C durante 0,5 h. La reacción se desactivó con NaHCO3 acuoso saturado (119 ml) y se extrajo con acetato de etilo (100 ml). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron a vacío. El residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a
2/3) para dar el compuesto del epígrafe (3,61 g, 86%). 1H RMN (400 MHz, CDCla) 51,14 (m, 1H), 1,24 (s, 9H), 1,40 1,55 (m, 3H), 1,65 (m, 1H), 1,72 (s, 3H), 1,81 (m, 1H), 1,95 (m, 2H), 2,25 (m, 2H), 2,71 (m, 1H), 3,02 (dd, 1H), 3,11 (dd, 1H), 3,38 (m, 1H), 3,42 (s, 6H), 3,63 (m, 1H), 3,70 (m, 1H), 3,90-4,00 (m, 3H), 4,02 (d, 2H), 4,15 (m, 1H), 4,54 (d, 2H), 4,59 (d, 1H), 4,72 (d, 1H), 5,59 (m, 1H), 7,42 (m, 4H), 7,56 (m, 4H), 7,65 (m, 1H), 7,90 (d, 2H), 8,01 (m, 4H).
Dibenzoato de (S)-3-((2ft,3ft,4S,5S)-3-metoxi-5-(((2ft,4ft,6S)-4-metil-3-metilen-6-(3-(pivaloiloxi)propil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo

Una mezcla de Pd(Ph3P)4 (0,467 g, 0,404 mmol) y trifenilfosfina (0,424 g, 1,62 mmol) en un THF desgasificado (36,1 ml) se calentó hasta 60°C y se agitó durante 5 min. La mezcla se trató con una mezcla de dibenzoato de (S)-3-((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-(2-metoxiacetoxi)-4-metil-3-metilen-6-(3-(pivaloiloxi)propil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo (3,61 g, 4,04 mmol), ácido fórmico (0,775 ml, 20,2 mmol) y trietilamina (2,82 ml, 20,2 mmol) en un THF desgasificado (36,1 ml). La mezcla se agitó a 60°C durante 52 h. Después de enfriar hasta ta, la mezcla se diluyó con MTBE (36,1 ml) y se lavó con agua (18,1 ml) y a continuación con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/2) para dar el compuesto del epígrafe (2,8 g, 74% para 2 etapas a partir de aleno). 1H RMN (400 MHz, CDCla) 5 1,00 (m, 1H), 1,05 (d, 3H), 1,14 (s, 9H), 1,38 (m, 3H), 1,61 (m, 1H), 1,72 (m, 1H), 1,91 (m, 1H), 2,1-2,32 (m, 4H), 2,62 (m, 1H), 3,02 (dd, 1H), 3,06 (dd, 1H), 3,36 (m, 1H), 3,42 (s, 3H), 3,66 (m, 1H), 3,72 (m, 1H), 3,81 (m, 1H), 3,84-3,96 (m, 3H), 4,56 (d, 2H), 4,77 (s, 1H), 4,83 (s, 1H), 5,59 (m, 1H), 7,40 (m, 4H), 7,52 (m, 4H), 7,62 (m, 1H), 7,90 (m, 2H), 8,01 (m, 4H).
Pivalato de 3-((2S,4K,6K)-6-(((2S,3S,4K,5K)-5-((S)-2,3-dihidroxipropil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)propiío

Una solución de dibenzoato de (S)-3-((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-metil-3-metilen-6-(3-(pivaloiloxi)propil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo (2,8 g, 3,5 mmol) en una mezcla de THF (2,80 ml) y metanol (56,0 ml) se trató con Mg(OMe) 2 al 6-10% en metanol (18,5 g, 13,9 mmol). Después de agitar a ta durante 22 h, la reacción se desactivó con NH4Cl acuoso saturado (22,4 ml) y se extrajo con MTBE (56,0 ml) y acetato de etilo (42,0 ml x 2). Las capas orgánicas se combinaron y se secaron sobre MgSO4. Después de la concentración, el residuo se destiló azeotrópicamente con metanol y tolueno para dar un producto en bruto, que se usó para la siguiente etapa sin purificación adicional. 1H RMN (400 MHz, CDCb) 5 1,02 (m, 1H), 1,05 (d, 3H), 1,30 (s, 9H), 1,38 (m, 3H), 1,61 (m, 1H), 1,72 (m, 1H), 1,85 (m, 1H), 1,90-2,03 (m, 2H), 2,05 2,27 (m, 2H), 2,67 (m, 1H), 3,05 (bd, 1H), 3,23 (dd, 1H), 3,42 (s, 3H), 3,45 (m, 1H), 3,60 (m, 1H), 3,70 (m, 1H), 3,75 (m, 1H), 3,80-4,01 (m, 5H), 4,10 (m, 1H), 4,80 (s, 1H), 4,88 (s, 1H), 7,60 (m, 2H), 7,62 (m, 1H), 7,95 (m, 2H).
Pivalato de 3-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)propilo

Una solución de pivalato de 3-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-dihidroxipropil)-4-metoxi-3-((fenilsulfonil)metil) tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)propilo (2,07 g, 3,469 mmol) en DMF (16,56 ml, 213,871 mmol) se trató con imidazol (0,945 g, 13,9 mmol) y TBSCI (1,20 g, 7,98 mmol). La mezcla se agitó a ta durante 1 h. Se añadieron imidazol (0,945 g, 13,9 mmol) y TBSCI (1,20 g, 7,98 mmol) adicionales y la agitación se continuó a ta durante otras 18 h. La reacción se desactivó con agua (41,4 ml) y se extrajo con MTBE (41,4 ml x 2). Las capas orgánicas se combinaron y se secaron sobre MgSO4. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (1/10 a 1/5) para dar el compuesto del epígrafe (3,115 g, 109%). 1H RMN (400 MHz, CDCla) 50,03 (s, 6H), 0,09 (s, 6H), 0,91 (s, 18H), 1,02 (m, 1H), 1,05 (d, 3H), 1,15 (s, 9H), 1,40 (m, 3H), 1,61 (m, 1H), 1,72 (m, 1H), 1,82 (m, 1H), 1,90 (m, 1H), 1,99 (m, 1H), 2,15-2,27 (m, 2H), 2,58 (m, 1H), 3,02 (m, 2H), 3,39 (m, 1H), 3,40 (s, 3H), 3,45 (m, 1H), 3,55 (m, 1H), 3,65 (m, 2H), 3,75-3,85 (m, 3H), 3,85-4,0 (m, 2H), 4,79 (s, 1H), 4,88 (s, 1H), 7,60 (m, 2H), 7,62 (m, 1H), 7,92 (m, 2H).
3-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)propan-1-ol

Una solución de pivalato de 3-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)propilo (3,11 g, 3,77 mmol) en c H2CI2 (31,1 ml) se enfrió hasta -78°C y se trató con DIBAL 1 M en tolueno (8,29 ml, 8,29 mmol). La mezcla se agitó a -78°C durante 1 h. Se añadió DIBAL 1 M en tolueno (1,507 ml, 1,507 mmol) adicional y la agitación se continuó durante otras 1,5 h. Después de desactivar la reacción con metanol (1,53 ml, 37,7 mmol), la mezcla se trató con HCl 1 N (37,7 ml) y se agitó a ta durante 1 h. La mezcla se extrajo con MTBE (31,1 ml x 2). Las capas orgánicas se combinaron, se lavaron con NaHCO3 acuoso saturado (15,6 ml), se secaron sobre MgSO4 y se concentraron a vacío para dar el compuesto del epígrafe (2,9 g, 104%). 1H RMN (400 MHz, CDCla) 50,03 (s, 6H), 0,09 (s, 6H), 0,88 (s, 18H), 1,08 (m, 1H), 1,08 (d, 3H), 1,48 (m, 3H), 1,63 (m, 1H), 1,72 (m, 1H), 1,82 (m, 1H), 1,88-2,02 (m, 2H), 2,12-2,27 (m, 2H), 2,58 (m, 1H), 3,03 (dd, 1H), 3,10 (dd, 1H), 3,40 (s, 3H), 3,42-3,50 (m, 2H), 3,55 (m, 3H), 3,68 (m, 2H), 3,80 (m, 3H), 4,79 (s, 1H), 4,88 (s, 1H), 7,60 (m, 2H), 7,62 (m, 1H), 7,97 (m, 2H).
(S)-5-(((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil) metil)tetrahidrofuran-2-il)metil)-2,2,3,3,8,8,9,9-octametil-4,7-dioxa-3,8-disiladecano

Una solución de 3-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)propan-1-ol (2,9 g, 3,9 mmol) en CH2CI2 (29,0 ml) se trató con trietilamina (1,09 ml, 7,83 mmol) y clorotrietilsilano (0,799 ml, 4,70 mmol). Después de agitar a ta durante 17 h, la reacción se desactivó con agua (29,0 ml) y se extrajo dos veces con MTBE (29,0 ml). Las
capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/20 a 1/5) para dar el compuesto del epígrafe (2,95 g, 88%). 1H RMN (400 MHz, CDCh) ó 0,03 (s, 6H), 0,04 (s, 6H), 0,56 (c, 6H), 0,82-1,00 (m, 27H), 1,02 (m, 1H), 1,06 (d, 3H), 1,30-1,52 (m, 4H), 1,74 (m, 1H), 1,78-1,90 (m, 2H), 2,00 (m, 1H), 2,15-2,23 (m, 2H), 2,56 (m, 1H), 2,96-3,10 (m, 2H), 3,35 (m, 1H), 3,43 (s, 3H), 3,43-3,62 (m, 5H), 3,68 (m, 1H), 3,79 (m, 2H), 3,83 (m, 1H), 4,78 (s, 1H), 4,85 (s, 1H), 7,60 (m, 2H), 7,62 (m, 1H), 7,96 (m, 2H).
Ejem plo 7: Preparación de un Com puesto de Fórm ula (VD)

Benzoato de (R)-2-bromo-7-((terc-butildifenilsilil)oxi)hept-1 -en-4-ilo

Una solución de (S)-2-bromo-7-((terc-butildifenilsilil)oxi)hept-1-en-4-ol (25,0 g, 55,9 mmol) en tolueno (200 ml) se trató con ácido benzoico (8,19 g, 67,0 mmol) y trifenilfosfina (17,58 g, 67,0 mmol). Después de enfriar hasta 0°C, la mezcla se trató con DEAD (24,32 ml, 61,46 mmol) a lo largo de 20 min, mientras se mantenía la temperatura interna por debajo de 6°C, y se agitó a 0°C durante 2 h. La mezcla se trató con n-heptano (83 ml) y se agitó a 0°C durante 30 min. El precipitado se filtró y se lavó con n-heptano (83 ml). El filtrado se concentró a vacío para dar el compuesto del epígrafe (46,6 g).
Benzoato de (R)-2-bromo-7-hidroxihept-1-en-4-ilo

Una solución de benzoato de (R)-2-bromo-7-((terc-butildifenilsilil)oxi)hept-1-en-4-ilo (30,8 g, 55,8 mmol) en acetonitrilo (200 ml) se trató con HF al 48% en agua (10,1 ml, 279 mmol) y se agitó a ta durante 13 h. La reacción se desactivó con NaHCO3 acuoso saturado (308 ml) y se diluyó con MTb E (154 ml). La capa orgánica se separó y la capa acuosa se extrajo con MTBE (154 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/2) para dar el compuesto del epígrafe (14,67 g, 84%). 1H RMN (400 MHz, CDCh) 51,29 (m, 1H), 1,61-1,71 (m, 2H), 1,75-1,90 (m, 2H), 2,73 (dd, 1H), 2,90 (dd, 1H), 3,69 (t, 2H), 5,46 (m, 1H), 5,48 (s, 1H), 5,69 (s, 1H), 7,41 (m, 2H), 7,58 (m, 1H), 8,02 (m, 2H).
Benzoato de (R)-2-bromo-7-oxohept-1-en-4-ilo

Una solución de cloruro de oxalilo 2 M en CH2 CI2 (6,96 ml, 13,9 mmol) en CH2 CI2 (21,80 ml) se enfrió hasta -78°C y se trató con DMSO (1,976 ml, 27,843 mmol), mientras se mantenía la temperatura interna por debajo de -60°C. Después de agitar a -78°C durante 10 min, se añadió una solución de benzoato de (R)-2-bromo-7-hidroxihept-1-en-4-ilo (2,18 g, 6,961 mmol) en CH2 Cl2 (10,90 ml) y la agitación se continuó a -78°C durante 30 min. Se añadió trietilamina (9,70 ml, 69,6 mmol), mientras se mantenía la temperatura interna por debajo de -60°C. A continuación, la mezcla se agitó a -78°C durante 10 min y 0°C durante 30 min. La mezcla se trató con agua (21,80 ml) y se extrajo dos veces con MTBE (32,7 ml). Las capas orgánicas se combinaron y se lavaron con agua (21,80 ml) y salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/3) para dar el compuesto del epígrafe (1,477 g, 68%). 1H RMN (400 MHz, CDCh) ó 2,04 (m, 1H), 2,14 (m, 1H), 2,60 (m, 2H), 2,73 (dd, 1H), 2,92 (dd, 1H), 5,45 (m, 1H), 5,50 (s, 1H), 5,70 (s, 1H), 7,43 (m, 2H), 7,58 (m, 1H), 8,02 (m, 2H), 9,79 (s, 1H).
2-((2R,4aS,6S,7R,8S,8aS)-7,8-bis((terc-butildimetilsilil)oxi)-6-((S,E)-1-((tercbutildimetilsilil)oxi)-3-yodoalil)octahidropirano[3,2-b]piran-2-il)etanol
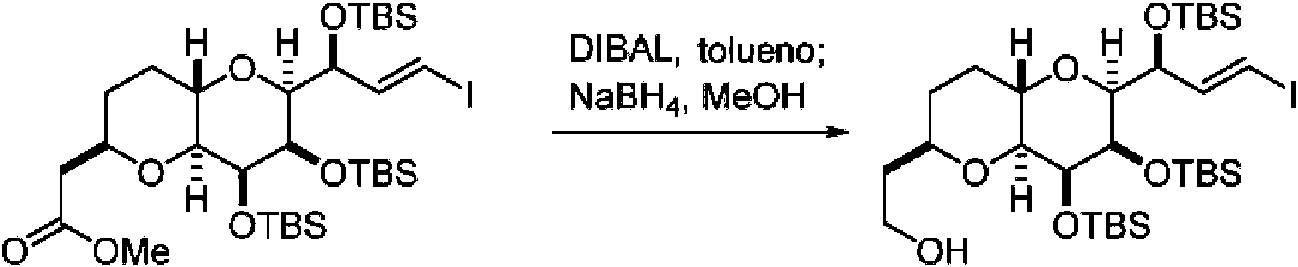
Se diluyó 2-((2R,4aS,6S,7R,8S,8aS)-7,8-bis((terc-butildimetilsilil)oxi)-6-((S,E)-1-((tercbutildimetilsilil)oxi)-3-yodoalil)octahidropirano[3,2-b]piran-2-il)acetato de metilo (90,0 g, 31,5 mmol, una solución en tolueno, alrededor de 27%) con tolueno (316 ml) y se enfrió hasta -78°C. La mezcla se trató con DIBAL 1 M en tolueno (37,8 ml, 37,8 mmol) y se agitó a -78°C durante 1 h. Después de retirar el baño frío, la reacción se desactivó con metanol (7,65 ml, 189 mmol) y se trató con HCI 1 N (243 ml, 243 mmol) y MTBE (170 ml). Después de agitar a ta durante 30 min, la capa orgánica se separó y la capa acuosa se extrajo con MTBE (170 ml). Las capas orgánicas se combinaron, se lavaron secuencialmente con HCl 1 N (122 ml), agua (122 ml), NaHCO3 acuoso saturado (122 ml) y salmuera (120 ml).
Después de la concentración, el residuo se disolvió en metanol (194 ml), se enfrió hasta 0°C y se trató con borohidruro sódico (0,596 g, 15,8 mmol). La mezcla de reacción se agitó a 0°C durante 1 h y se desactivó con HCl 1 N (63,0 ml, 63,0 mmol). Después de la dilución con MTBE (365 ml), la capa orgánica se separó y se lavó secuencialmente con HCl 1 N (63,0 ml) y NaHCO3 acuoso saturado (122 ml) (con salmuera). La capa orgánica se secó sobre MgSO4 y se concentró a vacío para dar el compuesto del epígrafe (23,44 g, 100%).
(((2S,3R,4S,4aS,6R,8aS)-2-((S,E)-1-((terc-butildimetilsilil)oxi)-3-yodoalil)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-3,4-diil)bis(oxi))bis(terc-butildimetilsilano)

Una solución de 2-((2R,4aS,6S,7R,8S,8aS)-7,8-bis((terc-butildimetilsilil)oxi)-6-((S,E)-1-((tercbutildimetilsilil)oxi)-3-yodoalil)octahidropirano[3,2-b]piran-2-il)etanol (23,44 g, 31,548 mmol) en CH2 Cl2 (211 ml) se trató con clorotrietilsilano (6,44 ml, 37,9 mmol) y trietilamina (8,79 ml, 63,1 mmol) y se agitó a ta durante 3 h. Se añadieron clorotrietilsilano (1,06 ml, 6,31 mmol) y trietilamina (1,32 ml, 9,46 mmol) adicionales y la agitación se continuó a ta durante otras 8 h. La reacción se desactivó con agua (117 ml). La capa orgánica se separó y la capa acuosa se extrajo con MTBE (117 ml). Las capas orgánicas se combinaron y se secaron sobre MgSO4. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/nheptano=1/20 a 1/10) para dar el compuesto del epígrafe (23,7 g, 95%). 1H RMN (400 MHz, CDCh) 50,02 (s, 3H), 0,03 (s, 3H), 0,10 (s, 3H), 0,11 (s, 3H), 0,12 (s, 3H), 0,14 (s, 3H), 0,59 (c, 6H), 0,86 (s, 9H), 0,9-1,0 (m, 27 H), 1,25
1,35 (m, 2H), 1,60-1,72 (m, 3H), 1,92 (m, 1H), 2,84 (d, 1H), 3,45 (m, 2H), 3,58 (m, 1H), 3,73 (m, 1H), 3,83 (dd, 1H), 3,89 (dd, 1H), 4,09 (m, 1H), 4,91 (m, 1H), 6,29 (d, 1H), 6,85 (dd, 1H).
Benzoato de (4R,10S,E)-10-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((terc-butildimetilsilil)oxi)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-2-il)-2-bromo-10-((tercbutildimetilsilil)oxi)-7-hidroxideca-1,8-dien-4-ilo

Una solución de (((2S,3R,4S,4aS,6R,8aS)-2-((S,E)-1-((terc-butildimetilsilil)oxi)-3-yodoalil)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-3,4-diil)bis(oxi))bis(terc-butildimetilsilano) (4,48 g, 5,22 mmol) en t Hf (32,5 ml) se enfrió hasta -78°C y se trató con n-BuLi 1,6 M en n-hexano (3,26 ml, 5,22 mmol), mientras se mantenía la temperatura interna por debajo de -65°C. Después de agitar a -78°C durante 20 min, la mezcla se trató con una solución de bromuro de magnesio en eterato de dietilo (1,35 g, 5,22 mmol) en THF (16,25 ml), mientras se mantenía la temperatura interna por debajo de -65°C, y se agitó a -78°C durante 30 min. Se añadió una solución de benzoato de (R)-2-bromo-7-oxohept-1-en-4-ilo (1,477 g, 4,747 mmol) y bromuro de magnesio-eterato de dietilo (1,35 g, 5,22 mmol) en THF (18,3 ml) y la mezcla resultante se agitó a -78°C durante 10 min, se calentó lentamente hasta -25°C a lo largo de 4 h y se agitó a -25°C durante 1 h. La reacción se desactivó con NH4 Cl acuoso saturado (29,5 ml) y se extrajo dos veces con MTBE (29,5 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/nheptano=1/10 a 1/5) para dar el compuesto del epígrafe (3,35 g, 68%).
Benzoato de (4R,10S,E)-10-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((terc-butildimetilsilil)oxi)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-2-il)-2-bromo-10-((tercbutildimetilsilil)oxi)-7-oxodeca-1,8-dien-4-ilo

Una solución de benzoato de (4R,10S,E)-10-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((terc-butildimetilsilil)oxi)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-2-il)-2-bromo-10-((terc-butildimetilsilil)oxi)-7-hidroxideca-1,8-dien-4-ilo (3,35 g, 3,213 mmol) en CH2 Cl2 (33,5 ml) se trató con bicarbonato sódico (0,540 g, 6,43 mmol) y peryodinano de Dess-Martin (1,64 g, 3,86 mmol). La mezcla se agitó a ta durante 1 h. La reacción se desactivó con NaHCO3 acuoso saturado (25,1 ml) y Na2SO3 al 20% (25,1 ml) y se extrajo dos veces con MTBE (26,8 ml). Las capas orgánicas se combinaron y se lavaron con salmuera (16,75 ml). Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/20 a 1/8) para dar el compuesto del epígrafe (2,26 g, 68%). 1H RMN (400 MHz, CDCh) 50,07 (s, 3H), 0,02 (s, 3H), 0,11 (s, 6H), 0,12 (s, 3H), 0,13 (s, 3H), 0,60 (c, 6H), 0,82 (s, 9H), 0,88 (t, 9H), 0,92 (s, 9H), 0,94 (s, 9H), 1,05-1,25 (m, 3H), 1,48-1,60 (m, 3H), 1,70 (m, 1H), 2,00 2,20 (m, 2H), 2,69 (m, 2H), 2,72 (dd, 1H), 2,82 (d, 2H), 2,91 (dd, 1H), 3,29 (m, 1H), 3,42 (m, 1H), 3,63 (m, 1H), 3,72 (m, 1H), 3,91 (m, 2H), 4,10 (s a, 1H), 5,11 (m, 1H), 5,43 (m, 1H), 5,49 (d, 1H), 5,68 (s, 1H), 6,29 (d, 1H), 7,08 (dd, 1H), 7,41 (m, 2H), 7,52 (m, 1H), 8,01 (m, 2H).
Benzoato de (R)-2-bromo-8-((2R,3S,3aS,4aS,7R,8aR,9S,9aS)-3,9-dihidroxi-7-(2-hidroxietil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)-7-oxooct-1-en-4-ilo

Una mezcla de hidrocloruro de imidazol (0,704 g, 6,73 mmol) y TBAF 1 M en THF (14,12 ml, 14,1 mmol) en THF (45,2 ml) se trató con una solución de benzoato de (4R,10S,E)-10-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((tercbutildimetilsilil)oxi)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-2-il)-2-bromo-10-((tercbutildimetilsilil)oxi)-7-oxodeca-1,8-dien-4-ilo (2,26 g, 2,17 mmol) en THF (31,6 ml). La mezcla se agitó a ta durante 7 d. La mezcla se trató con tolueno (56,5 ml) y agua (56,5 ml). La capa orgánica se separó y la capa acuosa se extrajo dos veces con una mezcla de tolueno (38,4 ml) y THF (38,4 ml). Las capas orgánicas se combinaron, se concentraron a vacío y a continuación se destilaron azeotrópicamente tres veces con acetonitrilo (18,1 ml) para dar el compuesto del epígrafe (1,4 g).
Benzoato de (R)-5-bromo-1 -((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(2-hidroxietil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)hex-5-en-3-ilo

Una solución de benzoato de (R)-2-bromo-8-((2R,3S,3aS,4aS,7R,8aR,9S,9aS)-3,9-dihidroxi-7-(2-hidroxietil)decahidrofuro[3,2-b]pirano[2,3-e]piran-2-il)-7-oxooct-1-en-4-ilo (1,27 g, 2,17 mmol) en CH2 Cl2 (68,4 ml) se trató con PPTS (3,00 g, 11,9 mmol) y se agitó a ta durante 23 h. Después de la concentración, el sólido residual (PPTS) se trató con acetato de etilo (50,7 ml), se agitó a ta durante 10 min, se filtró y se enjuagó con acetato de etilo. El filtrado se concentró, se trató de nuevo con acetato de etilo (10,14 ml) y se agitó a ta durante 2 h. El precipitado se filtró, se lavó con acetato de etilo (3 ml) y se secó bajo purga de N2 para dar el compuesto del epígrafe (1a recolección, 495 mg, contaminada con PPTS al 14%).
El filtrado se trató con acetato de etilo (alrededor de 3 ml) a 40°C y se agitó a temperatura ambiente durante 2 h. El precipitado se filtró, se lavó con acetato de etilo (1 ml) y se secó bajo purga de N2 para dar el compuesto del epígrafe (2a recolección, 175 mg, total 47% (1a y 2a recolecciones combinadas) para 2 etapas). 1H RMN (400 MHz, CDCls) 5 1,30-1,50 (m, 2H), 1,65-2,16 (m, 10H), 2,79 (m, 1H), 2,86-2,94 (m, 2H), 3,61 (m, 1H), 3,70-3,84 (m, 2H), 4,05 (dd, 1H), 4,19 (dd, 1H), 4,27 (m, 1H), 4,42 (m, 1H), 4,60 (dd, 1H), 4,68 (dd, 1H), 5,40 (m, 1H), 5,47 (s, 1H), 5,68 (s, 1H), 7,41 (m, 2H), 7,57 (m, 1H), 8,03 (m, 2H).
Benzoato de (R)-5-bromo-1 -((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(2-oxoetil)decahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2(3H)-il)hex-5-en-3-ilo

Una mezcla de benzoato de (R)-5-bromo-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(2-hidroxietil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)hex-5-en-3-ilo (0,49 g, 0,87 mmol) y bicarbonato sódico (0,182 g, 2,17 mmol) en CH2 Cl2 (4,9 ml) se trató con peryodinano de Dess-Martin (0,551 g, 1,30 mmol) y se agitó a ta durante 2 h. La reacción se desactivó con Na2SÜ3 al 20% (2,5 ml) y NaHCÜ3 acuoso saturado (2,5 ml). La mezcla
se extrajo tres veces con MTBE (4,9 ml) y acetato de etilo (4,9 ml). Las capas orgánicas combinadas se secaron sobre MgSO4 y se concentraron a vacío.
El residuo se disolvió en acetato de etilo (alrededor de 3 ml) con calentamiento y se enfrió lentamente hasta ta a lo largo de 20 h. El precipitado se filtró, se lavó con acetato de etilo (1 ml) y se secó bajo purga de N2 durante 2 h para dar el compuesto del epígrafe (216 mg, 44%) junto con 200 mg procedentes del filtrado. 1H RMN (400 MHz, c Dc L) 6 1,40 (m, 2H), 1,77 (m, 1H), 1,86 (m, 1H), 1,92-2,16 (m, 6H), 2,48 (m, 1H), 2,73 (m, 1H), 2,78 (m, 1H), 2,87-2,95 (m, 2H), 3,89 (m, 1H), 4,08 (dd, 1H), 4,20 (dd, 1H), 4,28 (m, 1H), 4,43 (m, 1H), 4,51 (dd, 1H), 4,69 (dd, 1H), 5,46 (m, 1H), 5,48 (s, 1H), 5,68 (s, 1H), 7,43 (m, 2H), 7,55 (m, 1H), 8,03 (m, 2H), 9,79 (s, 1H).

Benzoato de (3R)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((terctildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-hidroxi-3-(fenilsulfonil)propil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo

Una solución de (S)-5-(((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-2,2,3,3,8,8,9,9-octametil-4,7-dioxa-3,8-disiladecano (0,478 g, 0,559 mmol) en THF (4,2 ml) se enfrió hasta -5°C. La mezcla se trató con n-BuLi 1,6 M en nhexano (0,349 ml, 0,559 mmol) y se agitó a -5°C durante 30 min. Después de enfriar hasta -78°C, la mezcla se trató con una solución de benzoato de (R)-5-bromo-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(2-oxoetil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)hex-5-en-3-ilo (0,21 g, 0,373 mmol) en
una mezcla de n-heptano (1,1 ml) y THF (3,2 ml), mientras se mantenía la temperatura interna por debajo de -65°C. Después de agitar a -78°C durante 4 h, la reacción se desactivó con NH4Cl acuoso saturado (5 ml) y se extrajo tres veces con MTBE (10 ml). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron a vacío para dar el compuesto del epígrafe (690 mg, 130%).
Benzoato de (R)-1 -((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxo-3-(fenilsulfonil)propil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo

Una solución de benzoato de (3R)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-hidroxi-3-(fenilsulfonil)propil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo (0,69 g, 0,49 mmol) en CH2 Cl2 (6,9 ml) se trató con bicarbonato sódico (0,061 g, 0,73 mmol) y peryodinano de Dess-Martin (0,248 g, 0,584 mmol). La mezcla de reacción se agitó a ta durante 1 h, se desactivó con NaHCO3 acuoso saturado (6,9 ml) y Na2SO3 al 20% (6,9 ml) y se extrajo dos veces con MTBE (10,35 ml, 86,888 mmol). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/nheptano=1/10 a 1/2) para dar el compuesto del epígrafe (366 mg, 69% para 2 etapas).
Benzoato de (R)-1 -((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxopropil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo

Una solución de benzoato de (R)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxo-3-(fenilsulfonil)propil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e] piran-2-il)-5-bromohex-5-en-3-ilo (0,366 g, 0,258 mmol) en una mezcla de THF (2,9 ml) y metanol (1,8 ml) se enfrió hasta -78°C y se trató con Sml2 0,1 M en THF (5,55 ml, 0,555 mmol). Después de agitar a -78°C durante 1 h, el baño frío se retiró y la mezcla se trató con una mezcla de tartrato de potasio y sodio (1,83 g, 6,48 mmol) y carbonato potásico (1,7 g, 13 mmol) en agua (18,3 ml). La mezcla se agitó vigorosamente a ta durante 10 min y se extrajo con MTBE (7,32 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/nheptano=1/10 a 1/2) para dar el compuesto del epígrafe (289 mg, 88%). 1H RMN (400 MHz, CDCh) 50,15 (s, 9H), 0,30 (s, 3H), 0,58 (c, 6H), 0,88 (s, 9H), 0,89 (s, 9H), 0,95 (t, 9H), 0,98-1,05 (m, 2H), 1,06 (d, 3H), 1,20-1,72 (m, 7H), 1,72-1,84 (m, 3H), 1,84-2,16 (m, 9H), 2,25 (m, 1H), 2,42 (m, 2H), 2,55 (dd, 1H), 2,72-2,86 (m, 2H), 2,92 (m, 2H), 3,34 (dd, 1H), 3,52 (s, 3H), 3,44-3,68 (m, 6H), 3,75 (m, 2H), 3,85 (m, 2H), 4,04 (m, 1H), 4,19 (dd, 1H), 4,24 (m, 1H), 4,39
(m, 1H), 4,59 (m, 1H), 4,67 (m, 1H), 4,78 (s, 1H), 4,84 (m, 1H), 5,45 (m, 1H), 5,48 (s, 1H), 5,68 (s, 1H), 7,41 (m, 2H), 7,58 (m, 1H), 8,02 (m, 2H).
1-((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-2-(((2R,4R,6S)-6-(3-hidroxipropil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-metoxitetrahidrofuran-3-il)-3-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-2-((R)-5-bromo-3-hidroxihex-5-en-1-il)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-7-il)propan-2-ona

Una solución de benzoato de (R)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxopropil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo (0,285 g, 0,223 mmol) en una mezcla de metanol (5,7 ml) y THF (0,9 ml) se trató con Mg(OMe) 2 al 6-10% en metanol (1,29 g, 0,893 mmol) y se agitó a ta durante 5 d. Se añadió carbonato potásico (0,093 g, 0,67 mmol) y la agitación se continuó a ta durante otro 1 d. La reacción se desactivó con NH4Cl acuoso saturado (4,28 ml) y salmuera (4,28 ml) y se extrajo tres veces con MTBE (11,40 ml). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron a vacío para dar el compuesto del epígrafe (280 mg, 119%).
1-((2S,3S,4R,5R)-5-((S)-2,3-bis((ferc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil))tetrahidrofuran-3-il)-3-((2S,3aR,4aR,5s,5aS,7R,9aS,10aR,10bS)-2-((R)-5-bromo-3-hidroxihex-5-en-1 -il)dodecahidro-2,5-epoxifuro [2',3':4,5]furo[3,2-b]pirano [2,3-e]piran-7-il)propan-2-ona

Una solución de 1 -((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-2-(((2R,4R,6S)-6-(3-hidroxipropil)-4-metil-3-metilentetrahidro-2H-piran-2-il)metil)-4-metoxitetrahidrofuran-3-il)-3-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-2-((R)-5-bromo-3-hidroxihex-5-en-1-il)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-7-il)propan-2-ona (0,28 g, 0,265 mmol) en CH2 Cl2 (5,6 ml) se enfrió hasta -78°C y se trató con 2,6-lutidina (0,123 ml, 1,06 mmol) y clorotrietilsilano (0,054 ml, 0,32 mmol). La mezcla de reacción se agitó a -78°C durante 2 h. La reacción se desactivó con metanol (0,107 ml, 2,65 mmol) y se agitó a -78°C durante 10 min. Después de retirar el baño frío, la mezcla se trató con agua (5,6 ml) y se calentó hasta ta. La mezcla se extrajo dos veces con MTBE (11,20 ml). Las capas orgánicas se combinaron, se lavaron con HCI 0,1 N (6,09 ml, 0,609 mmol) y NaHCO3 acuoso saturado (2,80 ml), se secaron sobre MgSO4 y se concentraron a vacío para dar el compuesto del epígrafe (327 mg, 105%).
4-metilbencenosulfonato de (R)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((ferc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2R-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxopropil)decahidro-2,5-epoxifuro[2',3':4,5jfuro[3,2-b]pirano[2,3-e]piran-2(3R-il)-5-bromohex-5-en-3-ilo

Se disolvió 1-((2S,3S,4R,5R)-5-((S)-2,3-bis((ferc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-3-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-2-((R)-5-bromo-3-hidroxihex-5-en-1-il)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-7-il)propan-2-ona (0,327 g, 0,279 mmol) en CH2 Cl2 (4,9 ml) y se trató con DMAP (0,102 g, 0,837 mmol) y p-TsCl (0,064 g, 0,34 mmol). La mezcla se agitó a ta durante 1 6 h. Se añadieron DMAP (0,020 g, 0,17 mmol) y p-TsCl (0,016 g, 0,084 mmol) adicionales y la agitación se continuó a ta durante otras 24 h. La mezcla de reacción se diluyó con MTBE (20 ml) y se lavó secuencialmente con HCl 0,1 N (8,4 ml x2), NaHCO3 acuoso saturado (3,3 ml) y salmuera (3,3 ml). Después de la concentración, el residuo se purificó mediante cromatografía en columna (acetato de etilo/n-heptano=1/10 a 2/3) para dar el compuesto del epígrafe (215 mg, 72% para 3 etapas). 1H RMN (400 MHz, CDCls) □ 0,03 (2s, 9H), 0,60 (s, 3H), 0,59 (c, 6 H), 0,85 (s, 9H), 0,87 (s, 9H), 0,94 (t, 9H), 0,96-1,10 (m, 2H), 1,06 (d, 3H), 1,28-1,60 (m, 5H), 1,60-1,84 (m, 6 H), 1,84-2,16 (m, 8 H), 2,24 (m, 1H), 2,42 (m, 2H), 2,51 (dd, 1H), 2,64 (dd, 1H), 2,72 (dd, 1H), 2,82 (dd, 1H), 2,90 (d, 1H), 3,26 (m, 1H), 3,52 (s, 3H), 3,44-3,68 (m, 6 H), 3,75 (m, 2H), 3,84 (m, 2H), 4,04 (m, 1H), 4,19 (m, 1H), 4,35 (m, 1H), 4,58 (m, 1H), 4,66 (m, 1H), 4,67 (m, 1H), 4,78 (s, 1H), 4,85 (m, 1H), 4,84 (s, 1H), 5,35 (m, 1H), 5,58 (s, 1H), 7,35 (d, 2H), 7,80 (d, 2H)
4-metilbencenosulfonato de (R)-1 -((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((ferc-butildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-oxopropil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxopropil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo

Una solución de cloruro oxálico 2 M en CH2 Cl2 (0,810 ml, 1,62 mmol) en CH2 Cl2 (4,30 ml) se enfrió hasta -78°C y se trató con DMSO (0,230 ml, 3,24 mmol). Después de agitar durante 10 min a -78°C, se añadió una solución de 4-metilbencenosulfonato de (R)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxopropil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo (0,215 g, 0,162 mmol) en CH2 Cl2 (2,2 ml). La mezcla se agitó a -78°C durante 10 min y a -40°C durante 1 h. Después de enfriar de nuevo hasta -78°C, la mezcla se trató con trietilamina (1,13 ml, 8,10 mmol) y se agitó a -78°C durante 10 min y a 0°C durante 20 min. La mezcla resultante se trató con agua (4,3 ml) y se diluyó con MTBE (21,5 ml). La capa orgánica se separó y se lavó con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1 / 1 0 a 1 / 1 ) para dar el compuesto del epígrafe (166 mg, 85%).
Éter de bisTBS

Se añadió cloruro cromoso (0,520 g, 4,23 mmol) a un matraz de 3 bocas, que se purgó con N2 durante 5 min, y se añadió al matraz una solución de (R)-N-(2-(4-isopropil-4,5-dihidrooxazol-2-il)-6-metilfenil)metanosulfonamida (1,25 g, 4.23 mmol) en un THF desgasificado (7,5 ml). La mezcla se calentó hasta 30°C, se trató con trietilamina (0,590 ml, 4.23 mmol) y se agitó a 33°C durante 1 h. Después de enfriar hasta 0°C, la mezcla se trató con complejo de cloruro de níquel(II)-2,9-dimetil-1, 10-fenantrolina (0,023 g, 0,069 mmol) y se purgó con N2 durante 5 min. Después de retirar el baño de hielo, una solución de 4-metilbencenosulfonato de (R)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-oxopropil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxopropil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo (0,083 g, 0,069 mmol) en un THF desgasificado (4,98 ml) se añadió a lo largo de 2 h mediante una bomba de jeringa. La mezcla se agitó a ta durante otras 2 h. Después de enfriar hasta 0°C, la reacción se desactivó con etilendiamina (0,926 ml, 13,7 mmol), mientras se mantenía la temperatura interna por debajo de 10°C, y se agitó a ta durante 10 min. La mezcla se trató con agua (9,96 ml) y se extrajo dos veces con MTBE (9,96 ml). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron a vacío.
El residuo se disolvió en isopropanol (IPA) (4,98 ml), se trató con gel de sílice (166 mg) y se agitó a ta durante 23 h. El precipitado se filtró y se lavó con IPA (3 ml) y heptano (3 ml). El filtrado se envejeció en un congelador durante 2 d. El precipitado resultante se filtró y se lavó con IPA (5 ml). El filtrado se concentró y se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 3/2) para dar el compuesto del epígrafe (33 mg, 50%), cuya estructura se confirmó mediante la comparación de su espectro de 1H NMR con el de una muestra auténtica. 1H RMN (400 MHz, C6D6) ó 0,05 (s, 6H), 0,14 (s, 3H), 0,16 (s, 3H), 0,77 (d, 3H), 0,94 (s, 9H), 0,99 (s, 9H), 1,05-1,30 (m, 2H), 1,30-1,46 (m, 3H), 1,20-1,72 (m, 2H), 1,50-1,70 (m, 3H), 1,84-2,00 (m, 4H), 2,05-2,20 (m, 3H), 2,28-2,40 (m, 4H), 2,50 (m, 2H), 2,60 (m, 2H), 2,70 (m, 2H), 2,86 (m, 1H), 3,50 (m, 1H), 3,52-3,72 (m, 4H), 3,58 (s, 3H), 3,74-3,84 (m, 2H), 3,95 (m, 1H), 4,00-4,22 (m, 7H), 4,04 (m, 1H), 4,38 (m, 1H), 4,56 (bm, 1H), 4,57 (s, 1H), 4,74 (s, 1H), 4,98 (m, 2H).

Todos los compuestos se prepararon siguiendo los mismos procedimientos mostrados anteriormente a partir de benzoato de (S)-2-bromo-7-((terc-butildifenilsilil)oxi)hept-1-en-4-ilo.

Benzoato de (S)-1 -((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-oxopropil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxopropil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo

El compuesto se preparó siguiendo los mismos procedimientos mostrados anteriormente para el benzoato de (3R)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-((trietilsilil)oxi)propil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-hidroxi-3-(fenilsulfonil)propil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo, con la excepción de que se usó benzoato de (S)-5-bromo-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(2-oxoetil)decahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2(3H)-il)hex-5-en-3-ilo como una materia prima.
Macrociclación de NHK

Se añadió cloruro cromoso (0,636 g, 5,18 mmol) a un matraz de 3 bocas, que se purgó con N2 durante 5 min, y se añadió al matraz una solución de (S)-N-(2-(4-isopropil-4,5-dihidrooxazol-2-il)-6-metilfenil)metanosulfonamida (1,535 g, 5,18 mmol) en un THF desgasificado (6,80 ml). La mezcla resultante se calentó hasta 30°C, se cargó con trietilamina (0,722 ml, 5,18 mmol) y se agitó a 33°C durante 1 h. Después de enfriar hasta 0°C, la mezcla se trató con complejo de cloruro de níquel(Il)-2,9-dimetil-1,10-fenantrolina (0,040 g, 0,12 mmol) y se purgó con N2 durante 5 min. Después de retirar el baño de hielo, se añadió una solución de benzoato de (S)-1-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-7-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(((2R,4R,6S)-4-metil-3-metilen-6-(3-oxopropil)tetrahidro-2H-piran-2-il)metil)tetrahidrofuran-3-il)-2-oxopropil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-2-il)-5-bromohex-5-en-3-ilo (compuesto 8; 0,136 g, 0,117 mmol) en un THF desgasificado (6,80 ml) a lo largo de 1,5 h mediante una bomba de jeringa. La mezcla se agitó a ta durante otras 2 h. La reacción se enfrió hasta 0°C, se desactivó con etilendiamina (1,045 ml, 15,47 mmol), mientras se mantenía la temperatura interna por debajo de 10°C, y se agitó a ta durante 10 min. La mezcla se trató con agua (16,3 ml) y se extrajo con n-heptano (8,2 ml) y a continuación dos veces con MTBE (16,3 ml). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron a vacío. El residuo se trató con n-heptano (20 ml) y se agitó a ta durante 20 min. El ligando precipitado se separó por filtración y se enjuagó con heptano (20 ml) e IPA (10 ml). El filtrado se envejeció en un congelador (-20°C) durante 20 h. El precipitado se filtró y se enjuagó con IPA. El filtrado se concentró y se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/1) para dar el compuesto 16 (88 mg, 69%). 1H RMN (400 MHz, CDCb) 50,02 (s, 9H), 0,6 (s, 3H), 0,86 (s, 18H), 1,10 (m, 4H), 1,42 (m, 3H), 1,64-2,00 (m, 8H), 2,06-2,30 (m, 8H), 2,45 (m, 2H), 2,64 (m, 2H), 2,94 (m, 2H), 3,11 (m, 1H), 3,19 (m, 1H), 3,36 (s, 3H), 3,48 (m, 1H), 3,56 (m, 1H), 3,64-3,90 (m, 5H), 3,80-4,30 (m, 4H), 4,41 (m, 1H), 4,59 (m, 1H), 4,68 (m, 1H), 4,79 (m, 1H), 4,92 (s, 1H), 5,06 (s, 1H), 5,28 (s, 1H), 5,40 (m, 1H), 7,41 (m, 2H), 7,58 (m, 1H), 8,02 (m, 2H).
Mesilación del producto de NHK

Una solución de Compuesto 16 (0,084 g, 0,078 mmol) en THF (2,94 ml) se enfrió hasta 0°C y se trató con trietilamina (0,043 ml, 0,31 mmol) y cloruro de metanosulfonilo (0,018 ml, 0,23 mmol). Después de agitar a 0°C durante 30 min, la reacción se desactivó con agua (3,36 ml) y se extrajo tres veces con MTBE (5,04 ml). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron para dar el compuesto 17 (88 mg).
Ciclación con KOMe

Una solución de compuesto 17 (0,080 g, 0,069 mmol) en THF (4,0 ml) se enfrió hasta 0°C y se trató con metóxido potásico al 25% en metanol (0,068 g, 0,24 mmol). La mezcla se calentó lentamente hasta ta a lo largo de 20 h. La reacción se desactivó con NH4 Cl acuoso saturado (2,4 ml) y se extrajo tres veces con MTBE (6,4 ml). Las capas orgánicas se combinaron y se secaron sobre MgSO4. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 2/1) para dar el compuesto 18 (45 mg, 6 8 % para 2 etapas). 1H RMN (400 MHz, C6 D6) 50,05 (s, 6 H), 0,14 (s, 3H), 0,16 (s, 3H), 0,77 (d, 3H), 0,94 (s, 9H), 0,99 (s, 9H), 1,05-1,30 (m, 2H), 1,30-1,46 (m, 3H), 1,20-1,72 (m, 2H), 1,50-1,70 (m, 3H), 1,84-2,00 (m, 4H), 2,05 2,20 (m, 3H), 2,28-2,40 (m, 4H), 2,50 (m, 2H), 2,60 (m, 2H), 2,70 (m, 2H), 2,86 (m, 1H), 3,50 (m, 1H), 3,52-3,72 (m, 4H), 3,58 (s, 3H), 3,74-3,84 (m, 2H), 3,95 (m, 1H), 4,00-4,22 (m, 7H), 4,04 (m, 1H), 4,38 (m, 1H), 4,56 (bm, 1H), 4,57 (s, 1H), 4,74 (s, 1H), 4,98 (m, 2H).
Ejem plo 8: Preparación de un Com puesto de Fórm ula (ID) a través de M acrociclación C.26-C.27

Trifluorometanosulfonato de (R)-4-((2S,3aS,5R,7aS)-2-(3-hidroxipropil)-3a-(yodometil)hexahidro-2H-furo[3,2-b]piran-5-il)-3-metilbut-1-en-2-ilo

Una solución de pivalato de 3-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il)hexahidro-2H-furo[3,2-b]piran-2-il)propilo (6 , 8 0 g, 10,9 mmol) en CH2 Cl2 (68,0 ml) se enfrió hasta -78°C y se trato con DIBAL 1 M en tolueno (23,88 ml, 23,88 mmol) a lo largo de 20 min, mientras se mantenía la temperatura interna por debajo de -70°C. La mezcla de reacción se agitó a -78°C durante 30 min. La reacción se desactivó con metanol (4,39 ml), mientras se mantenía la temperatura interna por debajo de -60°C. Después de retirar el baño frío, la
mezcla se trató con HCl 1 N (109 ml) y MTBE (102 ml) y se agitó a temperatura ambiente durante 20 min. La capa orgánica se separó y la capa acuosa se extrajo con MTBE (102 ml). Las capas orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron para dar el compuesto del epígrafe (8,8 g, contaminado con tolueno). 1H RMN (400 MHz, CDCls) 5 1,14 (d, 3H), 1,22 (m, 1H), 1,45-1,70 (m, 8H), 1,72-1,90 (m, 2H), 2,42 (m, 1H), 2,83 (m, 1H), 3,40 (d, 1H), 3,46 (d, 1H), 3,55 (m, 1H), 3,65 (m, 2H), 3,79 (m, 1H), 4,22 (m, 1H), 5,03 (d, 1H), 5,10 (d, 1H).
Trifluorometanosulfonato de (R)-4-((2S,3aS,5R,7aS)-3a-(yodometil)-2-(3-oxopropil)hexahidro-2H-furo[3,2-b]piran-5-il)-3-metilbut-1-en-2-ilo

Una solución de trifluorometanosulfonato de (R)-4-((2S,3aS,5R,7aS)-2-(3-hidroxipropil)-3a-(yodometil)hexahidro-2H-furo[3,2-b]piran-5-il)-3-metilbut-1-en-2-ilo (2,64 g, 4,87 mmol) en CH2 Cl2 (26,4 ml) se trató con peryodinano de Dess-Martin (3,10 g, 7,30 mmol) y se agitó a ta durante 1 h. La reacción se desactivó con NaHCO3 acuoso saturado (20 ml) y Na2SO3 al 20% (20 ml) y se extrajo tres veces con MTBE (20 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano 1 =/10 a 1/3) para dar el compuesto del epígrafe (970 mg, 56% para 2 etapas). 1H RMN (400 MHz, CDCh) 51,14 (d, 3H), 1,15-1,30 (m, 2H), 1,45-1,70 (m, 5H), 1,72-1,90 (m, 2H), 2,32 (dd, 1H), 2,52 (m, 2H), 2,83 (m, 1H), 3,37 (d, 1H), 3,43 (d, 1H), 3,52 (m, 1H), 3,72 (m, 1H), 4,19 (m, 1H), 5,01 (d, 1H), 5,09 (d, 1H), 9,76 (s, 1H).
Trifluorometanosulfonato de (3R)-4-((2S,3aS,5R,7aS)-2-((6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((tercbutildimetilsilil)oxi)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-2-il)-6-((terc-butildimetilsilil)oxi)-3-hidroxihex-4-en-1-il)-3a-(yodometil) hexahidro-2H-furo[3,2-b]piran-5-il)-3-metilbut-1-en-2-ilo

Una solución de (((2S,3R,4S,4aS,6R,8aS)-2-((S,E)-1-((terc-butildimetilsilil)oxi)-3-yodoalil)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-3,4-diil)bis(oxi))bis(terc-butildimetilsilano) (1,295 g, 1,51 mmol) en t Hf (10,20 ml) se enfrió hasta -78°C y se trató con n-BuLi 1,6 M en hexano (0,944 ml, 1,51 mmol), mientras se mantenía la temperatura interna por debajo de -60°C. Después de agitar a -78°C durante 15 min, la mezcla se trató con una solución de bromuro de magnesio-eterato de dietilo (0,390 g, 1,51 mmol) en una mezcla de THF (6 ml) y tolueno (1 ml), mientras se mantenía la temperatura interna por debajo de -60°C, y se agitó a -78°C durante 30 min. Se añadió una solución de trifluorometanosulfonato de (R)-4-((2S,3aS,5R,7aS)-3a-(yodometil)-2-(3-oxopropil)hexahidro-2H-furo[3,2-b]piran-5-il)-3-metilbut-1-en-2-ilo (0,68 g, 1,258 mmol) en THF (6,80 ml) y la mezcla resultante se agitó a -78°C durante 3 h y se calentó lentamente a ta a lo largo de 14 h. La reacción se desactivó con NH4Cl acuoso saturado (6,80 ml) y se extrajo dos veces con MTBE (0,150 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/3) para dar el compuesto del epígrafe (455 mg, 28%).
Benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((ferc-butildimetil)silil)oxi)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-2-il)-6-((ferc-butildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1 -il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo

Una solución de trifluorometanosulfonato de (3R)-4-((2S,3aS,5R,7aS)-2-((6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((tercbutildimetilsilil)oxi)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-2-il)-6-((tercbutildimetilsilil)oxi)-3-hidroxihex-4-en-1-il)-3a-(yodometil)hexahidro-2H-furo[3,2-b]piran-5-il)-3-metilbut-1-en-2-ilo (0,455 g, 0,358 mmol) en CH2 Cl2 (4,55 ml) se trató con cloruro de benzoílo (0,083 ml, 0,72 mmol), trietilamina (0,15 ml, 1,1 mmol) y DMAP (4,4 mg, 0,036 mmol). La mezcla se agitó a temperatura ambiente durante 40 h. La reacción se desactivó con agua (4,6 ml) y se extrajo dos veces con MTBE (9,1 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/5) para dar el compuesto del epígrafe (316 mg, 64%). 1H RMN (400 MHz, CDCb) 5 -0,08 0,12 (múltiple s, 18H), 0,55 (m, 6H), 0,81 (2s, 9H), 0,85-1,00 (m, 27H), 1,05-1,30 (m, 2H), 1,12 (d, 3H), 1,40-1,90 (m, 16H), 2,29 (m, 1H), 2,80 (m, 2H), 3,30-3,45 (m, 3H), 3,53 (m, 2H), 3,65 (m, 1H), 3,72 (m, 1H), 3,83 (m, 2H), 4,08 (m, 1H), 4,19 (m, 1H), 4,98 (m, 1H), 5,02 (m, 1H), 5,07 (m, 1H), 5,60 (m, 1H), 5,77 (m, 1H), 6,05 (m, 1H), 7,40 (m, 2H), 7,52 (m, 1H), 8,02 (m, 2H).
Benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((terc-butildimetilsilil)oxi)-6-(2-oxoetil) octahidropirano[3,2-b]piran-2-il)-6-((terc-butildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1 -il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo

Una solución de cloruro de oxalilo (0,141 ml, 1,61 mmol) en CH2 Cl2 (6,32 ml) se enfrió hasta -78°C y se trató con DMSO (0,228 ml, 3,22 mmol). Después de agitar durante 10 min a -78°C, la mezcla se trató con una solución de benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((ferc-butildimetilsilil)oxi)-6-(2-((trietilsilil)oxi)etil)octahidropirano[3,2-b]piran-2-il)-6-((terc-butildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo (0,316 g, 0,230 mmol) en CH2 Cl2 (3,8 ml) La mezcla se agitó a -78°C durante 20 min y a -40°C durante 1 h. Después de enfriar hasta -78°C, la mezcla se trató con trietilamina (1,12 ml, 8,04 mmol) y se agitó a -78°C durante 10 min y a 0°C durante 20 min. La mezcla de reacción se trató con agua (6,3 ml) y se diluyó con MTBE (6,32 ml). La capa orgánica se separó y se lavó con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/2) para dar el compuesto del epígrafe (284 mg).

Benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-6-(3-((2S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-2-(2-((trietilsilil)oxi)etil)tetrahidrofuran-3-il)-2-hidroxi-3-(fenilsulfonil)propil)-3,4-bis((tercbutildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)-6-((terc-butildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo

Una solución de (S)-5-(((2R,3R,4S,5S)-3-metoxi-4-((fenilsulfonil)metil)-5-(2-((trietilsilil)oxi)etil)tetrahidrofuran-2-il)metil)-2,2,3,3,8,8,9,9-octametil-4,7-dioxa-3,8-disiladecano (0,214 g, 0,298 mmol) en THF (3 ml) se enfrió hasta
5°C. La mezcla se trató con n-BuLi 1,6 M en hexano (0,186 ml, 0,298 mmol) y se agitó a -5°C durante 20 min. Después de enfriar hasta -78°C, la mezcla se trató con una solución de benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-3,4-bis((terc-butildimetilsilil)oxi)-6-(2-oxoetil)octahidropirano[3,2-b]piran-2-il)-6-((tercbutildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo (0,150 g, 0,119 mmol) en n-heptano (4,2 ml). La mezcla se agitó a -78°C durante 4 h. La reacción se desactivó con NH4Cl acuoso saturado (7,5 ml) y se extrajo dos veces con MTBE (15 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/20 a 1/2) para dar el compuesto del epígrafe (177 mg, 75%).
Benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-6-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(2-((trietilsilil)oxi)etil)tetrahidrofuran-3-il)-2-oxo-3-(fenilsulfonil)propil)-3,4-bis((terc-butildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)-6-((tercbutildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo

Una solución de benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-6-(3-((2S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(2-((trietilsilil)oxi)etil)tetrahidrofuran-3-il)-2-hidroxi-3-(fenilsulfonil)propil)-3,4-bis((terc-butildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)-6-((tercbutildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo (0,177 g, 0,09 mmol) en CH2 Cl2 (3,54 ml) se trató con bicarbonato sódico (0,011 g, 0,13 mmol) y peryodinano de Dess-Martin (0,057 g, 0,13 mmol) y se agitó a ta durante 1 h. Se añadió peryodinano de Dess-Martin (0,019 g, 0,045 mmol) adicional y la agitación se continuó a ta durante otra 1 h. La reacción se desactivó con NaHCO3 acuoso saturado (3,5 ml) y Na2SO3 al 20% (3,5 ml) y se extrajo dos veces con MTBE (3,5 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/3) para dar el compuesto del epígrafe (170 mg, 96%).
Benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-6-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(2-((trietilsilil)oxi)etil)tetrahidrofuran-3-il)-2-oxopropil)-3,4-bis((terc-butildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)-6-((tercbutildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1 -il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo

Una solución de benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-6-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(2-((trietilsilil)oxi)etil)tetrahidrofuran-3-il)-2-oxo-3-(fenilsulfonil)propil)-3,4-bis((terc-butildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)-6-((terc-butildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo (0,17 g, 0,086 mmol) en una mezcla de THF (1,4 ml) y metanol (0.85 ml) se enfrió hasta -78°C y se trató con Sml2
0,1 M en THF (1,29 ml, 0,129 mmol). Después de agitar a -78°C durante 1 h, se añadió Sml2 0,1 M en THF adicional (0,86 ml, 0,086 mmol) y la agitación se continuó a -78°C durante otras 2 h. La reacción se desactivó con una mezcla de sal de Rochelle (510 mg, 1,807 mmol), carbonato potásico (509 mg, 3,69 mmol) y agua (5,1 ml) y se extrajo dos veces con MTBE (8,5 ml). Las capas orgánicas se combinaron y se secaron sobre MgSO4 para dar el compuesto del epígrafe (127 mg, 80%).
Benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-6-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(2-oxoetil)tetrahidrofuran-3-il)-2-oxopropil)-3,4-bis((tercbutildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)-6-((terc-butildimetilsilil)oxi)-1 -((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1 -il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo

Una solución de cloruro de oxalilo (0,061 ml, 0,69 mmol) en CH2 Cl2 (2,54 ml) se enfrió hasta -78°C y se trató con DMSO (0,098 ml, 1,4 mmol). Después de agitar a -78°C durante 10 min, se añadió una solución de benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-6-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-2-(2-((trietilsilil)oxi)etil)tetrahidrofuran-3-il)-2-oxopropil)-3,4-bis((terc-butildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)-6-((terc-butildimetilsilil)oxi)-1-((2S,3aS,5R, 7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il) hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo (0,127 g, 0,069 mmol) en CH2 Cl2 (2,5 ml). La solución resultante se agitó a -78°C durante 10 min y a -40°C durante 1 h. Después de enfriar hasta -78°C, la mezcla se trató con trietilamina (0,5 ml, 3,6 mmol) y se agitó a -78°C durante 10 min y a 0°C durante 20 min. La mezcla se trató con agua (5 ml) y se extrajo dos veces con MTBE (10 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/5) para dar el compuesto del epígrafe (86 mg, 72%).
Macrociclación de NHK
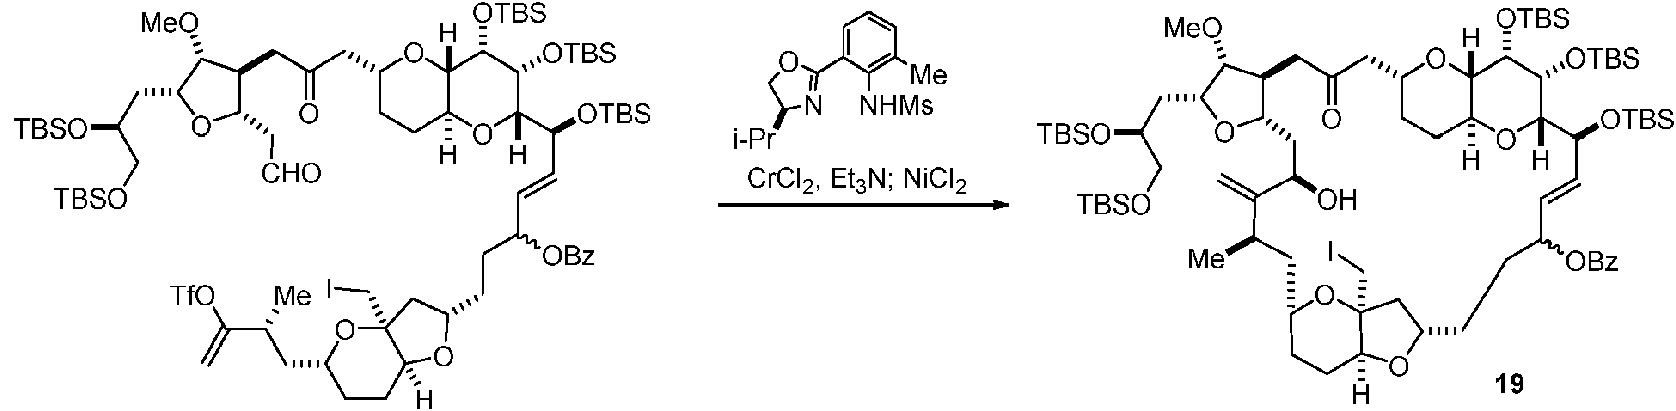
Se disolvió (S)-N-(2-(4-isopropil-4,5-dihidrooxazol-2-il)-6-metilfenil)metanosulfonamida (0,829 g, 2,797 mmol) en un acetonitrilo desgasificado (7,12 ml) y se trató con cloruro cromoso (0,346 g, 2,82 mmol). Después de purgar con nitrógeno gaseoso durante 5 min, la mezcla se calentó hasta 30°C y se trató con EtaN (0,39 ml, 2,8 mmol). La mezcla se agitó a 34°C durante 1 h. Después de enfriar hasta 0°C, la mezcla se trató con cloruro de níquel (6,7 mg, 0,052 mmol) y se purgó con nitrógeno gaseoso durante 5 min. Después de retirar el baño de hielo, la mezcla se trató con una solución de benzoato de (6S,E)-6-((2S,3R,4S,4aS,6R,8aS)-6-(3-((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-2-(2-oxoetil)tetrahidrofuran-3-il)-2-oxopropil)-3,4-bis((tercbutildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)-6-((terc-butildimetilsilil)oxi)-1-((2S,3aS,5R,7aS)-3a-(yodometil)-5-((R)-2-metil-3-(((trifluorometil)sulfonil)oxi)but-3-en-1-il)hexahidro-2H-furo[3,2-b]piran-2-il)hex-4-en-3-ilo (0,089 g, 0,052 mmol) en una mezcla de THF (3,1 ml) y acetonitrilo (1,4 ml) a lo largo de 40 min a través de una bomba de jeringa. La mezcla se agitó a 20°C durante otras 2 h. La mezcla se diluyó con n-heptano (8,90 ml), se filtró para retirar el residuo insoluble y se lavó con n-heptano (8,90 ml). La capa de heptano se separó y la capa de acetonitrilo se extrajo con n-heptano (8,9 ml). Las capas de heptano se combinaron y se lavaron dos veces con acetonitrilo (8,90 ml). Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/2) para dar el compuesto 19 (18 mg y 11 mg de dos productos epímeros en el C.14, 36% total). Masa [M+NH4 ] = 1587,0 y 1586,9, respectivamente, para dos productos (calc. 1586,8).
Acetilación

Una solución del compuesto 19 (0,029 g, 0,018 mmol) en CH2 CI2 (3 ml) se trató con anhídrido acético (0,012 ml, 0,13 mmol), trietilamina (0,026 ml, 0,19 mmol) y DMAP (0,226 mg, 1,85 gmol). Después de agitar durante 1 h a ta, se añadieron trietilamina (0,026 ml, 0,19 mmol), anhídrido acético (0,012 ml, 0,13 mmol) y DMAP (0,226 mg, 1,85 gmol) adicionales y la agitación se continuó a ta durante otras 3 h. La reacción se desactivó con agua y se extrajo dos veces con Mt BE. Las capas orgánicas se combinaron y se secaron sobre MgSÜ4. Después de la concentración, el residuo se filtró a través de un taco de gel de sílice y el filtrado se concentró a vacío para dar el compuesto 20 (30 mg).
Fragmentación de Vasella

Una solución del compuesto 20 (0,030 g, 0,019 mmol) en THF (1,2 ml) se trató con agua (0,3 ml), polvo de cinc (0,036 g, 0,56 mmol) y ácido acético (0,021 ml, 0,37 mmol). La mezcla se agitó a ta durante 2 h. Se añadieron polvo de cinc (0,036 g, 0,56 mmol) y ácido acético (0,021 ml, 0,37 mmol) adicionales y la agitación se continuó a ta durante 15 h. La mezcla se diluyó con MTBE (30 ml) y se filtró a través de un taco de Celite® para retirar el sólido insoluble. El filtrado se lavó dos veces con NaHcÜ3 acuoso saturado (5 ml), se secó sobre MgSÜ4 y se concentró a vacío para dar el compuesto 21 (27 mg).
Mesilación

Una solución del compuesto 21 (0,027 g, 0,018 mmol) en THF (2 ml) se enfrió hasta 0°C y se trató con MsCI (5,7 gl, 0,073 mmol) y trietilamina (0,020 ml, 0,15 mmol). La mezcla se agitó a 0°C durante 1 h. La reacción se desactivó con agua (4 ml) y se extrajo con MTBE (8 ml). Las capas orgánicas se combinaron, se secaron sobre MgSÜ4 y se concentraron a vacío para dar el compuesto 22 (27 mg).
Ciclación con KOMe

Una solución del compuesto 23 (0,027 g, 0,017 mmol) en THF (3 ml) se enfrió hasta 0°C y se trató con metóxido potásico al 25% en metanol (0,025 ml, 0,086 mmol). La mezcla se agitó a 0°C durante 3 h y se calentó lentamente hasta 15°C a lo largo de 14 h. La reacción se desactivó con NH4 Cl acuoso saturado (2,70 ml) y se extrajo con MTBE (8,10 ml). La capa orgánica se separó, se secó sobre MgSO4 y se concentró a vacío para dar el compuesto 24 (23 mg).
Oxidación hasta una Cetona Conjugada

Una solución del compuesto 24 (0,023 g, 0,017 mmol) en CH2 Cl2 (2 ml) se trató con peryodinano de Dess-Martin (0,015 g, 0,035 mmol) y se agitó a ta durante 30 min. La reacción se desactivó con NaHCO3 acuoso saturado (2 ml) y Na2SO3 al 20% (2 ml) y se extrajo con MTBE (2 ml). La capa orgánica se secó sobre MgSO4. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/nheptano=1/10 a 1/5) para dar el compuesto 25 (1 mg). La estructura se confirmó mediante comparación del espectro de 1H NMR con el de una muestra auténtica. 1H RMN (400 MHz, C6D6) 5 -0,08 (s, 3H), 0,02 (s, 12H), 0,03 (s, 3H), 0,04 (s, 3H), 0,11 (s, 3H), 0,13 (s, 3H), 0,18 (s, 3H), 0,85 (s, 27H), 0,92 (s, 9H), 0,95 (s, 9H), 1,01 (m, 1H), 1,05 (d, 3H), 1,20-1,45 (m, 4H), 1,53 (m, 3H), 1,60-1,85 (m, 7H), 1,92 (m, 2H), 2,03 (m, 1H), 2,25 (m, 2H), 2,48 (m, 2H), 2,60 2,78 (m, 4H), 2,84 (dd, 1H), 2,93 (dd, 1H), 3,29 (s, 3H), 3,39 (m, 2H), 3,48 (m, 1H), 3,53 (m, 2H), 3,66 (m, 1H), 3,77 (m, 1H), 3,70-3,80 (m, 4H), 4,01 (d, 1H), 4,05 (s, 2H), 4,22 (m, 1H), 4,75 (s, 1H), 4,82 (s, 1H), 4,88 (s, 1H), 4,98 (s, 1H), 4,99 (m, 1H), 6,33 (d, 1H), 7,25 (dd, 1H).
Ejem plo 9: Preparación de un Com puesto de Fórm ula (ID ) a través de una M acrociclación C.0-C.1

Bis(4-nitrobenzoato) de (S)-3-((2R,3R,4S,5S)-5-(2,2-dimetoxietil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo

Una solución de (S)-3-((2R,3R,4S,5S)-5-(2,2-dimetoxietil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diol (1,90 g, 4,54 mmol) se disolvió en CH2 Cl2 (19 ml) y se trató con piridina (2,203 ml, 27,24 mmol) y cloruro de 4-nitrobenzoílo (2,53 g, 13,6 mmol). La mezcla se agitó a ta durante 20 h y a 40°C durante 20 h. Se añadieron cloruro de 4-nitrobenzoílo (0,842 g, 4,54 mmol) y piridina (0,734 ml, 9,08 mmol) adicionales y la agitación se continuó a 40°C durante otro 1 d. La reacción se desactivó con agua (25 ml), se filtró para retirar el sólido insoluble y se extrajo dos veces con MTBE (25 ml). Las capas orgánicas se combinaron, se lavaron con HCI 1 N (20 ml) y con NaHCO3 acuoso saturado (15 ml), y se secaron sobre MgSO4. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/1) para dar el compuesto del epígrafe (2,05 g, 77% para 2 etapas). 1H RMN (400 MHz, CDCls) 51,85 (t, 2H), 2,19 (m, 1H), 2,30 (m, 1H), 2,55 (m, 1H), 3,02 (dd, 1 H), 3,09 (dd, 1 H), 3,19 (s, 3H), 3,21 (s, 3H), 3,41 (s, 3H), 3,58 (c, 1 H), 3,88 (m, 1 H), 3,96 (m, 1 H), 4,32 (m, 1H), 4,62 (m, 2H), 5,69 (m, 1H), 7,57 (m, 2H), 7,66 (m, 1H), 7,89 (m, 2H), 8,13 (d, 2H), 8,18 (d, 2H), 8,25 (m, 4H).
Trietil(((S)-5-metil-1-((2S,5S)-3-metilen-5-(3-((trietilsilil)oxi)propil)tetrahidrofuran-2-il)hepta-5,6-dien-3-il)oxi)silano

Una mezcla de Pd2(dba)3 (5,7 mg, 6,2 pmol) y (S)-(-)-(difenilfosfino)-2'-metoxi-1,1'-binaftilo (0,012 g, 0,025 mmol) se purgó con nitrógeno durante 5 min, se trató con n-heptano (1 ml) y se agitó a ta durante 10 min. Después de la adición de base de Hünig (0,11 ml, 0,62 mmol) y una solución de trifluorometanosulfonato de (3R,5R)-3-metil-7-((2S,5S)-3-metilen-5-(3-((trietilsilil)oxi)propil)tetrahidrofuran-2-il)-5-((trietilsilil)oxi)hept-1-en-2-ilo (0,20 g, 0,31 mmol) en n-heptano (2 ml), la mezcla se agitó a ta durante 20 h, a 35°C durante 2 d y a 50°C durante 1 d. La mezcla se enfrió hasta ta, se filtró a través de un bloque de Celite® para retirar el catalizador y el bloque se enjuagó con nheptano. El filtrado incoloro se concentró a vacío para dar el compuesto del epígrafe (una mezcla 1:1 de SM y el aleno).
Pivalato de 3-((2S,5S)-5-((R)-3-hidroxi-5-metilhepta-5,6-dien-1-il)-4-metilentetrahidrofuran-2-il)propilo
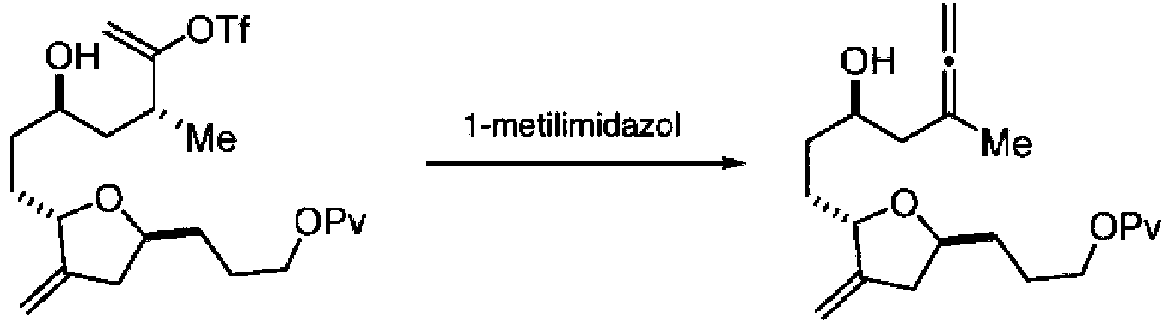
Se disolvió pivalato de 3-((2S,5S)-5-((3R,5R)-3-hidroxi-5-metil-6-(((trifluorometil)sulfonil)oxi)hept-6-en-1-il)-4-metilentetrahidrofuran-2-il)propilo (90,0 g, 180 mmol) en 1,2-dicloroetano (900 ml) y se trató con 1-metilimidazol (25,8 ml, 323,632 mmol). La mezcla se agitó a 85°C durante 5 h. Después de enfriar hasta ta, la mezcla se diluyó con MTBE (1,8 l), se lavó secuencialmente con HCl 1,0 M en agua (500 ml), agua (200 ml), bicarbonato sódico acuoso saturado (150 ml) y salmuera (150 ml), y se secó sobre Na2SO4. Después de la concentración, el residuo se purificó mediante cromatografía en columna (acetato de etilo/n-heptano=3/7) para dar una mezcla del aleno y acetileno. La mezcla se purificó adicionalmente mediante HPLC preparativa para dar el compuesto del epígrafe (20 g, 31%). 1H RMN (400 MHz, CDCls) 51,10 (s, 9H), 1,40-1,80 (m, 8H), 1,72 (s, 3H), 2,10 (m, 2H), 2,27 (dd, 1H), 2,46 (s a, 1H), 2,70 (dd, 1H), 3,80 (m, 1H), 4,08 (m, 3H), 4,39 (bm, 1 H), 4,66 (m, 2H), 4,87 (s, 1 H), 5,00 (s, 1 H).
4-nitrobenzoato de (S)-5-metil-1-((2S,5S)-3-metilen-5-(3-(pivaloiloxi)propil)tetrahidrofuran-2-il)hepta-5,6-dien-3-ilo

Se disolvió pivalato de 3-((2S,5S)-5-((R)-3-hidroxi-5-metilhepta-5,6-dien-1-il)-4-metilentetrahidrofuran-2-il)propilo (6,94 g, 19,8 mmol) en tolueno (35,4 ml) y se trató con ácido 4-nitrobenzoico (4,30 g, 25,7 mmol) y trifenilfosfina (6,75 g, 25,7 mmol). Después de enfriar hasta 0°C, la mezcla se cargó con DIa D (4,62 ml, 23,7 mmol) y se agitó a 0°C durante 2,5 h. La mezcla se diluyó con MTBE (156 ml) y se lavó con NaHCO3 acuoso saturado (39,0 ml). Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/9) para dar el compuesto del epígrafe (9,9 g, 100%). 1H RMN (400 MHz, CDCb) 5 1,19 (s, 9H), 1,49 (m, 1H), 1,53-1,80 (m, 5H), 1,73 (s, 3H), 1,88 (m, 2H), 2,28 (m, 2H), 2,41 (m, 1H), 2,68 (m, 1H), 4,02 (m, 1H),
4,08 (m, 2H), 4,40 (m, 1H), 4,45 (m, 1H), 4,52 (m, 1H), 4,81 (s, 1 H), 4,99 (s, 1 H), 5,34 (m, 1 H), 8,20 (m, 2H), 8,30 (m, 2H).
Pivalato de 3-((2S,5S)-5-((S)-3-hidroxi-5-metilhepta-5,6-dien-1-il)-4-metilentetrahidrofuran-2-il)propilo

Se disolvió 4-nitrobenzoato de (S)-5-metil-1-((2S,5S)-3-metilen-5-(3-(pivaloiloxi)propil)tetrahidrofuran-2-il)hepta-5,6-dien-3-ilo (9,90 g, 19,8 mmol) en una mezcla de THF (100 ml) y agua (50 ml) y se trató con monohidrato de hidróxido de litio (2,50 g, 59,4 mmol). La mezcla se agitó a ta durante 16 h. La mezcla de reacción se diluyó con salmuera (118 ml) y se extrajo con MTBE (470 ml). La capa orgánica se concentró y se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano= 15/85) para dar el compuesto del epígrafe (5,55 g, 80%). 1H RMN (400 MHz, CDCl3) 81,20 (s, 9H), 1,40-1,80 (m, 9H), 1,65 (s, 3H), 2,10 (m, 2H), 2,25 (dd, 1H), 2,68 (dd, 1H), 3,79 (m, 1H), 4,05 (m, 2H), 4,40 (m, 1H), 4,62 (m, 2H), 4,85 (s, 1 H), 5,00 (s, 1 H).
Bis(4-nitrobenzoato) de (S)-3-((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-(2-metoxiacetoxi)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-(pivaloiloxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil) tetrahidrofuran-2-il)propano-1,2-diílo

Una mezcla de pivalato de 3-((2S,5S)-5-((S)-3-hidroxi-5-metilhepta-5,6-dien-1-il)-4-metilentetrahidrofuran-2-il)propilo (0,200 g, 0,571 mmol) y bis(4-nitrobenzoato) de (S)-3-((2R,3R,4S,5S)-5-(2,2-dimetoxietil)-3-metoxi-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo (0,573 g, 0,799 mmol) se disolvió en CH2 Cl2 (8,0 ml) y se enfrió hasta -30°C. La mezcla se trató secuencialmente con ácido metoxiacético (0,657 ml, 8,56 mmol) y a continuación BF3-OEt2 (0,217 ml, 1,71 mmol) y se agitó entre -30°C y -20°C durante 7 h. La reacción se desactivó con NaHCO3 acuoso saturado (14,4 ml) y se extrajo dos veces con MTBE (10 ml). Las capas orgánicas se combinaron y se lavaron con salmuera. Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 2/3) para dar el compuesto del epígrafe (518 mg, 83%). 1H RMN (400 MHz, CDCb) 8 1,18 (s, 9H), 1,40-1,74 (m, 8H), 1,70 (s, 3H), 1,76-1,96 (m, 4H), 2,16-2,34 (m, 3H), 2,60-2,70 (m, 2H), 3,00 (dd, 1H), 3,16 (dd, 1H), 3,34 (m, 1H), 3,42 (s, 3H), 3,45 (s, 3H), 3,61 (m, 1H), 3,82 (m, 1H), 3,94-3,46 (m, 7H), 4,26 (m, 1H), 4,52 (d, 1H), 4,58-4,69 (m, 3H), 4,73 (s, 1H), 4,92 (s, 1H), 5,66 (m, 1H), 7,58 (m, 2H), 7,62 (m, 1H), 7,90 (m, 2H), 8,1-8,3 (m, 8H).
Bis(4-nitrobenzoato) de (S)-3-((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-(pivaloiloxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo

Una mezcla de Pd(Ph3P)4 (0,024 g, 0,021 mmol) y trifenilfosfina (0,022 g, 0,084 mmol) en THF (2,3 ml) (en un vial con tapón) se calentó hasta 60°C y se agitó durante 5 min. La mezcla se trató con una mezcla de bis(4-nitrobenzoato) de (S)-3-((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-(2-metoxiacetoxi)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-(pivaloiloxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo (0,230 g, 0,21 mmol), ácido fórmico (0,040 ml, 1,1 mmol) y trietilamina (0,147 ml, 1,05 mmol) en THF (3,4 ml). La mezcla se agitó a 60°C (baño) durante 46 h. Después de enfriar hasta ta, la mezcla se trató con agua (10,5 ml) y se extrajo dos veces con MTBE (10,5 ml). Las capas orgánicas se combinaron y se lavaron con salmuera (10 ml). Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/n-heptano=1/10 a 1/2) para dar el compuesto del epígrafe (148 mg, 70%). 1H RMN (400 MHz, CDCls) 51,06 (d, 3H), 1,18 (s, 9H), 1,24-1,68 (m, 8H), 1,68-1,80 (m, 2H), 1,86 (m, 1H), 2,04-2,28 (m, 4H), 2,56 (m, 1H), 2,58-2,68 (m, 2H), 3,05 (m, 2H), 3,36 (m, 1H), 3,46 (s, 3H), 3,58 (dd, 1H), 3,73 (m, 1H), 3,85 (m, 1H), 3,95 (m, 1H), 4,01 (m, 1H), 4,06 (m, 2H), 4,23 (m, 1H), 4,60-4,72 (m, 3H), 4,78 (s, 2H), 4,92 (s, 1H), 5,72 (m, 1H), 7,62 (m, 2H), 7,70 (m, 1H), 7,97 (m, 2H), 8,1-8,3 (m, 8H).
Pivalato de 3-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-dihidroxipropil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propilo

Una solución de bis(4-nitrobenzoato) de (S)-3-((2R,3R,4S,5S)-3-metoxi-5-(((2R,4R,6S)-4-metil-3-metilen-6-(2-((2S,5S)-3-metilen-5-(3-(pivaloiloxi)propil)tetrahidrofuran-2-il)etil)tetrahidro-2H-piran-2-il)metil)-4-((fenilsulfonil)metil)tetrahidrofuran-2-il)propano-1,2-diílo (1,90 g, 1,89 mmol) en una mezcla de THF (1,9 ml) y metanol (38 ml) se trató con Mg(OMe)2 al 6-10% en metanol (2,07 ml, 1,13 mmol). La mezcla se agitó a ta durante 2 h. La reacción se desactivó con NH4 Cl acuoso saturado (19 ml), se concentró para retirar metanol y se extrajo tres veces con acetato de etilo (19 ml). Las capas orgánicas se combinaron y se secaron sobre MgSO4. Después de la concentración, el residuo se purificó mediante cromatografía en columna (acetato de etilo/n-heptano=1/10 a 2/1) para dar el compuesto del epígrafe (934 mg, 70%). 1H RMN (400 MHz, CDCls) 51,08 (d, 3H), 1,20 (s, 9H), 1,34-1,84 (m, 11H), 1,90-2,06 (m, 2H), 2,14-2,26 (m, 3H), 2,58-2,68 (m, 2H), 3,04-3,16 (m, 2H), 3,41 (m, 1H), 3,46 (s, 3H), 3,56 (dd, 1H), 3,60 (m, 1H), 3,66 (dd, 1H), 3,83 (m, 1H), 3,92 (s, 2H), 3,92-4,00 (m, 2H), 4,07 (m, 2H), 4,26 (bm, 1H), 4,68 (d, 1H), 4,80 (d, 1H), 4,85 (s, 1H), 4,92 (s, 1H), 7,62 (m, 2H), 7,70 (m, 1H), 7,99 (m, 2H).
Pivalato de 3-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propilo

Una solución de pivalato de 3-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-dihidroxipropil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propilo (0,040 g, 0,057 mmol) en DMF (1 ml) se trató con imidazol (0,019 g, 0,28 mmol) y TBSCI (0,026 g, 0,17 mmol) y se agitó a ta durante 3 h. Se añadieron TBSCI (0,026 g, 0,17 mmol) e imidazol (0,019 g, 0,28 mmol) adicionales y la agitación se continuó a ta durante 3 d. La reacción se desactivó con agua (4 ml) y se diluyó con MTBE (5 ml). La capa orgánica se separó, se lavó dos veces con agua (4 ml) y se secó sobre MgSO4 para dar el compuesto del epígrafe (40 mg).
3-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propan-1-ol

Una solución de pivalato de 3-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propilo (0,040 g, 0,043 mmol) en tolueno (1,5 ml) se enfrió hasta -78°C y se trató con DIBAL 1,5 M en tolueno (0,114 ml, 0,171 mmol). La mezcla se agitó a -78°C durante 30 min. Se añadió DIBAL 1,5 M DIBAL en tolueno (0,057 ml, 0,086 mmol) adicional y la agitación se continuó a -78°C durante otra 1 h. La reacción se desactivó con HCI 1 N (1 ml) y MTBE (10 ml) y se agitó a ta durante 1 h. La capa orgánica se separó y se lavó secuencialmente con agua (5 ml), NaHCO3 acuoso saturado (5 ml) y salmuera (3 ml). Después de la concentración, el residuo se purificó mediante cromatografía en columna de gel de sílice (acetato de etilo/nheptano=1/10 a 2/3) para dar el compuesto del epígrafe (13 mg, 60% para 3 etapas). 1H RMN (400 MHz, CDCh) 5 0,02 (s, 6H), 0,04 (s, 6H), 0,88 (s, 18H), 1,02 (d, 3H), 1,34-1,48 (m, 2H), 1,48-1,70 (m, 6H), 1,76 (m, 1H), 1,80-1,94 (m, 3H), 2,02 (m, 1H), 2,14-2,28 (m, 3H), 2,56 (m, 1H), 2,64 (m, 1H), 3,20 (m, 2H), 3,40 (m, 1H), 3,43 (s, 3H), 3,48 (dd, 1H), 3,65-3,72 (m, 5H), 3,76-3,86 (m, 3H), 3,98 (m, 1H), 4,30 (m, 1H), 4,68 (s, 1H), 4,78 (s, 1H), 4,86 (s, 1H), 4,92 (s, 1H), 7,60 (m, 2H), 7,70 (m, 1H), 8,21 (m, 2H).

3-((2S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfoniÍ)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propan-1-al

Se disolvió 3-((2S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propan-1-ol 26 (5,72 g, 6,721 mmol) en DCM (43,3 ml, 673,711 mmol) y se añadió agua (0,036 ml, 2,016 mmol). Se añadió peryodinano de Dess-Martin (DMP) (3,60 g, 8,488 mmol) en porciones a lo largo de 4 minutos, mientras se mantenía la temperatura por debajo de 25°C y la reacción se comprobó mediante TLC (MTBE y gel de sílice). Se añadió DMP (2,550 g, 5,012 mmol) adicional, y la reacción se agitó hasta que el compuesto 26 se consumía. Se añadió bicarbonato sódico acuoso saturado (50 ml) seguido por tiosulfato sódico acuoso al 10% (50 ml). La mezcla se repartió y la capa acuosa se extrajo dos veces con diclorometano (DCM). Los extractos de DCM combinados se lavaron con agua y la solución se secó sobre sulfato sódico y se concentró para proporcionar 27 (5,63 g, 99% de rendimiento) como un aceite naranja que se usó según estaba en la siguiente etapa.
2-((2R,4aS,6S,7R,8S,8aS)-6-((1S,E)-6-((2S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)-1 -((terc-butildimetilsilil)oxi)-4-hidroxihex-2-en-1-il)-7,8-bis((tercbutildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)acetato de metilo

Se añadió (S)-N-(2-(4-isopropil-4,5-dihidrooxazol-2-il)-6-metilfenil)metanosulfonamida (3,84 g, 12,94 mmol) a un matraz de tres bocas equipado con espita de tres vías, un tabique y una pistola de adición de sólidos. Se añadió cloruro de cromo(II) (1,59 g, 12,94 mmol) a la pistola de adición de sólidos, y el aparato se purgó con nitrógeno (3 x vacío/reflujo de N2 a través de la espita de 3 vías). Se añadió tetrahidrofurano (17,58 ml). Se añadió CrCl2 en porciones a la solución vigorosamente agitada. La suspensión resultante se calentó hasta 30°C y se añadió TEA (1,85 ml, 12,94 mmol). La solución se agitó durante 60 minutos antes de enfriar hasta 0°C. Se añadió complejo de [(2,9-dimetil-1,10-fenantrolin)dicloroníquel(M)] (0,224 g, 0,663 mmol) en tetrahidrofurano (2,5 ml) seguido por una mezcla de 3-((2S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)propanal 27 (2,198 g, 2,588 mmol) y 2-((2R,4aS,6S,7R,8S,8aS)-7,8-bis((terc-butildimetilsilil)oxi)-6-((S,E)-1-((tercbutildimetilsilil)oxi)-3-yodoalil)octahidropirano[3,2-b]piran-2-il)acetato de metilo (2,394 g, 3,106 mmol) en THF (4,4 ml). La reacción se calentó hasta ta y se comprobó mediante TLC y HPLC. Tras la finalización, la reacción se enfrió hasta 5-10°C y se añadió etilendiamina (2,184 ml, 25,88 mmol). La mezcla se agitó durante 1 hora y a continuación se añadieron n-heptano (25 ml) y agua (25 ml). Las capas se separaron y la capa acuosa se extrajo dos veces con n-heptano (25 ml). Las capas orgánicas combinadas se combinaron y se lavaron con cloruro de hidrógeno acuoso (1,0 N, 25 ml), agua (25 ml), bicarbonato sódico acuoso saturado (25 ml) y cloruro sódico acuoso saturado (25 ml). La solución se secó con sulfato sódico, se filtró y se concentró parcialmente a vacío. El precipitado de (S)-N-(2-(4-isopropil-4,5-dihidrooxazol-2-il)-6-metilfenil)metanosulfonamida se filtró y la torta se lavó con heptano (20 ml). El filtrado y el lavado se concentraron hasta sequedad, y el producto en bruto se purificó sobre un cartucho de 100 g de Biotage® Snap KP-Sil acondicionado con heptano (4 VC). El producto en bruto se cargó con heptano y se eluyó con heptano/acetato de etilo (heptano/acetato de etilo 9:1, 4:1, 7:3 y 1:1, 5 VC cada una). Las fracciones que contenían producto se reunieron para proporcionar 28 (2,773 g, 72%) como un aceite amarillo claro tras la retirada de materias volátiles a vacío.
2-((2R,4aS,6S,7R,8S,8aS)-6-((1S,E)-6-((2S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)-1 -((terc-butildimetilsilil)oxi)-4-oxohex-2-en-1-il)-7,8-bis((tercbutildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)acetato de metilo

Se disolvió 2-((2R,4aS,6S,7R,8S,8aS)-6-((1S,E)-6-((2S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)-1-((tercbutildimetilsilil)oxi)-4-hidroxihex-2-en-1-il)-7,8-bis((terc
butildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)acetato de metilo 28 (2,773 g, 0,1856 mmol) en DCM (13,4 ml) y se añadió agua (1,67 pl, 0,093 mmol). Se añadió peryodinano de Dess-Martin (0,944 g, 2,227 mmol) en porciones, mientras se mantenía la temperatura por debajo de 22°C. Cuando la reacción se consideraba completa, se añadían 25 ml de bicarbonato sódico acuoso saturado seguido por tiosulfato sódico acuoso al 10% (25 ml). La mezcla se agitó durante 20 minutos y las capas se repartieron. La capa acuosa se extrajo con diclorometano (DCM) (2 x 40 ml). Las capas orgánicas combinadas se concentraron a vacío para proporcionar 29 (2,688 g, 1,8 mmol, 97% de rendimiento). 1H RMN (400MHz, CDCla) ó: 7,92 (dd, 2H), 7,68 (t, 1 H), 7,60 (t, 2H), 7,55-7,63 (m, 2H), 7,08 (dd, 1H), 6,29 (d, 1H), 5,08-5,14 (m, 1H), 4,85-4,89 (m, 1H), 4,83 (s, 1 H), 4,76 (s, 1 H), 4,62 (d, 1H), 4,17-4,24 (m, 1H), 4,07 (s, 1H), 3,87-4,02 (m, 1H), 3,83 (s, 4H), 3,65-3,66 (m, 3H), 3,65 (s, 3H), 3,62-3,69 (m, 2H), 3,52-3,61 (m, 2H), 3,47 (dd, 1H), 3,41-3,42 (m, 3H), 3,41 (s, 3H), 3,25-3,43 (m, 6H), 2,95-3,06 (m, 1H), 2,90 (dd, 1H), 2,44-2,73 (m, 4H), 2,30-2,37 (m, 1H), 2,12-2,24 (m, 2H), 1,95-2,02 (m, 1H), 1,63-1,92 (m, 6H), 1,13-1,58 (m, 5H), 1,02-1,08 (m, 3H), 1,05 (d, 3H), 0,98-1,10 (m, 3H), 0,93-0,95 (m, 2H), 0,94 (s, 9H), 0,92 (s, 9H), 0,87 (s, 18H), 0,89-0,85 (m, 2H), 0,85 (s, 9H), 0,12 (s, 3H), 0,11 (s, 3H), 0,08 (s, 3H), 0,08 (s, 3H), 0,03 (s, 3H).
2-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-2-(2-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-dihidroxipropil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)etil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-7-il)acetato de metilo

Se disolvió 2-((2R,4aS,6S,7R,8S,8aS)-6-((1S,E)-6-((2S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)-1-((tercbutildimetilsilil)oxi)-4-oxohex-2-en-1-il)-7,8-bis((tercbutildimetilsilil)oxi)octahidropirano[3,2-b]piran-2-il)acetato de metilo 29 (4,26 g, 2,854 mmol) en THF (63,9 ml, 779,855 mmol) y N,N-dimetilacetamida (21,30 ml, 227,375 mmol). Se añadió hidrocloruro de imidazol (0,880 g, 8,421 mmol) seguido por TBAF en THF (18,55 ml, 18,554 mmol). La reacción se comprobó mediante TLC (gel de sílice; MTBE/heptano 1:1 y EtOAc/MeOH 9:1) y se agitó durante 10 d. Cuando la reacción se consideraba completa, la mezcla de reacción se concentraba a vacío a TA y el residuo se disolvía en etanol (90 ml). Se añadieron hidrocloruro de 1H-imidazol (2,510 g, 24,007 mmol) y agua (42,6 ml, 2364,659 mmol) y la reacción se comprobó mediante TLC con respecto a la formación del compuesto 30. Después de 24 h, se añadió una porción adicional de hidrocloruro de imidazol (2,5 g) y la solución se agitó durante 72 h. Se añadió bicarbonato sódico acuoso saturado seguido por tolueno y la mezcla se concentró a vacío para retirar EtOH. El residuo se diluyó con 30 volúmenes de THF/tolueno 2:1 (v/v) y las fases se separaron. La capa acuosa se extrajo con 10 volúmenes de THF/tolueno 1:1 (v/v). Las capas orgánicas combinadas se lavaron con agua (2 x 10 volúmenes), se secaron con sulfato sódico y se concentraron a vacío. El residuo se purificó sobre Biotage® con un cartucho HP-Sil de 300 g usando tolueno/acetonitrilo 2:1 (1 l), tolueno/acetonitrilo 1:1 (2 l) y acetonitrilo/MeOH 9:1. Las fracciones que contenían compuesto 30 se reunieron y se concentraron a vacío para proporcionar 1,8 g de producto. 1H RMN (400MHz, CDCL) ó 7,93 (d, 2H), 7,68 (t, 1H), 7,60 (t, 2H), 4,89 (d, 1H), 4,82 (s, 1H), 4,77 (s, 1 H), 4,68-4,65 (m, 2H), 4,60 - 4,57 (m, 1H), 4,42 - 4,40 (m, 1H), 4,29 - 4,22 (m, 2H), 4,18 (dd, 1H), 4,05 (dd, 1H), 3,98 - 3,88 (m, 4H), 3,80 (td, 2H), 3,64 (s, 3H), 3,70 - 3,49 (m, 1H), 3,42 (s, 3H), 3,38 - 3,28 (m, 2H), 3,15 - 3,00 (m, 2H), 2,91 (dd, 1H), 2,65 - 2,54 (m, 3H), 2,38 (d, 1H), 2,34 (d, 1H), 2,24 -2,12 (m, 6H), 2,11-1,84 (m, 5H), 1,84 - 1,57 (m, 6H), 1,56 - 1,45 (m, 2H), 1,44 - 1,26 (m, 4H), 1,09 - 0,97 (m, 4H).
2-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-2-(2-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((tercbutildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)etil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-7-il)acetato de metilo

Se disolvió 2-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-2-(2-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-dihidroxipropil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)etil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-7-il)acetato de metilo 30 (0,734 g, 0,813 mmol) en diclorometano (Dc M) (7,34 ml, 114,076 mmol). Se añadió 2,6-lutidina (0,568 ml, 4,877 mmol) a la solución, que a continuación se enfrió hasta 0°C. Se añadió trifluorometanosulfonato de tercbutildimetilsililo (0,467 ml, 2,032 mmol) y la reacción se agitó y se comprobó con respecto a la terminación mediante TLC. Tras la finalización de la reacción, se añadió bicarbonato sódico acuoso saturado y la mezcla se agitó durante 15 minutos. Las capas se separaron y la capa acuosa se extrajo con DCM. Las capas orgánicas combinadas se lavaron secuencialmente con agua, HCl 0,1 N, agua y bicarbonato sódico acuoso saturado. Las capas orgánicas combinadas se concentraron a vacío para proporcionar un aceite amarillo. El producto se purificó mediante cromatografía en columna de gel de sílice por succión (14 g de SiO2 , 230-400 m). La mezcla de reacción en bruto se cargó con DCM/heptano y la columna se eluyó con heptano/MTBE (1:1 (v/v), 150 ml) seguido por MTBE (2 x 150 ml). Las fracciones que contenían el producto se reunieron y se concentraron a vacío para proporcionar 31 (848 mg) de espuma blanca. 1H RMN (400MHz, C6D6) 5 = 7,96 - 7,90 (m, 2H), 7,08 - 7,02 (m, 3H), 4,88 - 4,84 (m, 1H), 4,82 -4,78 (m, 1H), 4,76 - 4,71 (m, 1H), 4,66 - 4,62 (m, 1H), 4,52 - 4,42 (m, 1H), 4,39 - 4,29 (m, 2H), 4,15 - 4,04 (m, 4H), 4,03 - 3,84 (m, 5H), 3,81 - 3,60 (m, 6H), 3,45 (s, 3H), 3,27 (s, 3H), 3,16 - 3,08 (m, 1H), 2,94 (s, 2H), 2,58 - 2,48 (m, 3H), 2,48 - 2,34 (m, 2H), 2,30 - 1,87 (m, 12H), 1,00 (s, 9H), 0,94 (s, 9H), 0,96 - 0,90 (m, 2H), 0,93 (d, J=2,0 Hz, 1H), 0,93 (d, J=1,6 Hz, 1H), 0,89 - 0,81 (m, 8H), 0,19 (s, 2H), 0,17 (s, 3H), 0,06 (s, 3H), 0,06 (s, 3H)
Bis-TBS-Éter-Fenilsulfona 32

Trátese 2-((2S,3aR,4aR,5S,5aS,7R,9aS,10aR,10bS)-2-(2-((2S,5S)-5-(2-((2S,4R,6R)-6-(((2S,3S,4R,5R)-5-((S)-2,3-bis((terc-butildimetilsilil)oxi)propil)-4-metoxi-3-((fenilsulfonil)metil)tetrahidrofuran-2-il)metil)-4-metil-5-metilentetrahidro-2H-piran-2-il)etil)-4-metilentetrahidrofuran-2-il)etil)dodecahidro-2,5-epoxifuro[2',3':4,5]furo[3,2-b]pirano[2,3-e]piran-7-il)acetato de metilo 31 en un disolvente (p. ej., THF, 2-metiltetrahidrofurano, MTBE, DME, tolueno, clorobenceno, ferc-butanol, isopropanol u otro disolvente) (30-100 volúmenes) con una base (p. ej., f-butóxido potásico, KHMSA, pentóxido potásico o una base similar) (1-5 equiv.). La mezcla resultante se agita a una temperatura entre -20°C y reflujo y se comprueba con respecto al consumo de materia prima. La reacción se puede desactivar mediante la adición de HCl 0,1 N (10 volúmenes). La mezcla se puede extraer con MTBE u otro disolvente orgánico adecuado.
Las capas orgánicas se pueden combinar y lavar secuencialmente con agua, bicarbonato sódico acuoso saturado y agua. La solución orgánica resultante se puede secar sobre Na2SO4, filtrar y concentrar a vacío para proporcionar 32. El producto se puede purificar mediante cromatografía si es necesario.
Bis-TBS-Éter 18

El compuesto 32 se disolvió en THF (0,35 ml) y MeOH (0,25 ml) y la solución se enfrió hasta -78°C. Se añadió yoduro de samario(II) (1,0 M en THF, 0,12 ml, 2,5 eq) y la reacción se comprobó mediante TLC. La reacción avanzó hasta aproximadamente 50% de la terminación. Se añadió yoduro de samario (II) (1,0 M en THF, 0,6 ml, 12,5 eq) adicional en porciones a lo largo de 1 h. La conversión de la reacción permanecía en 50%. La mezcla de reacción se trató mediante la adición de sal de Rochelle/carbonato potásico/agua (relación 1:1:10; 20 ml) y se extrajo con EtOAc (3 x 20 ml). Los extractos combinados se lavaron secuencialmente con bicarbonato sódico saturado, agua y salmuera antes de secar con sulfato sódico. Después de filtrar, el filtrado se concentró a vacío para proporcionar un residuo de 18 y 32. El análisis mediante 1H NMR frente a una muestra auténtica de 18 confirmaba la asignación estructural.
Otras Realizaciones
Diversas modificaciones y variaciones del dispositivo y los métodos de uso descritos de la invención serán evidentes para los expertos en la técnica sin apartarse del alcance de las reivindicaciones. Aunque la invención se ha descrito en relación con realizaciones específicas, se debe entender que la invención según se reivindica no se debe limitar excesivamente a estas realizaciones específicas. En efecto, diversas modificaciones de los modos descritos para llevar a cabo la invención que son obvias para los expertos en la técnica están destinadas a estar dentro del alcance de la invención.
Claims (19)
1. Un método para preparar un producto intermedio en la síntesis de eribulina, comprendiendo dicho método realizar una reacción de macrociclación sobre un producto intermedio no macrocíclico, produciendo dicha reacción de macrociclación dicho producto intermedio en la síntesis de eribulina al formar un enlace C.15-C.16 en la estructura de la eribulina, en donde dicha realización de dicha reacción de macrociclación comprende poner en contacto dicho producto intermedio no macrocíclico con un catalizador de metátesis de olefinas, en donde dicho producto intermedio no macrocíclico es un compuesto de fórmula (IA) o una de sus sales:

en donde
R1 es H o -CH2X1CH2 CH=CH2 , en donde X1 es O, -C(R9)2- o NP5 y en donde cada R9 es independientemente H o -COOR1 0 , P5 es un grupo protector de N y R10 es alquilo C1-6 ;
(a1) R2 es H o un grupo protector de hidroxilo, R3 es éter alquílico C1-6 y R4 es H;
(a2) R2 es H o un grupo protector de hidroxilo y R3 y R4 se combinan para formar un doble enlace;
o
(a3) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace;
o
(b2) R5 y R6 se combinan para formar un enlace, y R7 es H;
(c1) R8 es H, y P4 es H o un grupo protector de hidroxilo;
o
(c2) R8 y P4 se combinan para formar un doble enlace;
cada P3 es independientemente H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
Pi es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo; y
en donde dicho producto intermedio en la síntesis de eribulina es un compuesto de fórmula (IB) o una de sus sales:

2. El método según la reivindicación 1, en donde cada P3 y P4 es independientemente un grupo protector de hidroxilo; en donde al menos uno de P1 y P2 es un grupo protector de hidroxilo; en donde R2 y R3 se combinan para formar un enlace, y R4 es H; y/o en donde R5 y R6 se combinan para formar un enlace, y R7 es H.
3. Un método para preparar un producto intermedio en la síntesis de eribulina, comprendiendo dicho método realizar una reacción de macrociclación sobre un producto intermedio no macrocíclico, produciendo dicha reacción de macrociclación dicho producto intermedio en la síntesis de eribulina al formar un enlace C.3-C.4 en la estructura de la eribulina, en donde dicha realización de dicha reacción de macrociclación comprende poner en contacto dicho producto intermedio no macrocíclico con un catalizador de metátesis de olefinas, en donde dicho producto intermedio no macrocíclico es un compuesto de fórmula (IIIA) o una de sus sales:

en donde
(i) R1 es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace; o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
X3 es oxo, o X3 se combina con el átomo de carbono al que está ligado para formar un cetal, un tiocetal o -(CH(OP5))-, en donde P5 es H o un grupo protector de hidroxilo;
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo; y
en donde dicho producto intermedio en la síntesis de eribulina es un compuesto de fórmula (IIIB) o una de sus sales:

4. El método según la reivindicación 3, en donde P4 es un grupo protector de hidroxilo; en donde ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal; en donde al menos uno de P1 y P2 es un grupo protector de hidroxilo; en donde X3 se combina con el átomo de carbono al que está ligado para formar -(CH(OP5))-; y/o en donde R1 y R2 se combinan para formar un enlace, y R3 es H.
5. El método según una cualquiera de las reivindicaciones 1-4, en donde dicho catalizador de metátesis de olefinas es un complejo de rutenio-carbeno.
6. El método según una cualquiera de las reivindicaciones 1-5, en donde X es O.
7. El método según una cualquiera de las reivindicaciones 1-5, en donde X es N.
8. El método según la reivindicación 7, en donde X y P2 se combinan para formar amino opcionalmente enmascarado.
9. Un método para preparar:

eribulina mesilato de eribulina comprendiendo dicho método:
(A) producir un compuesto de fórmula (IB) o una de sus sales a partir de un compuesto de fórmula (IA) o una de sus sales, teniendo el compuesto de fórmula (IA) la siguiente estructura:

en donde
R1 es H o -CH2X1CH2 CH=CH2 , en donde X1 es O, -C(R9)2- o NP5 , y en donde cada R9 es independientemente H o COOR1 0 , P5 es un grupo protector de N, y R10 es alquilo C1 - 6 ;
(a1) R2 es H o un grupo protector de hidroxilo, R3 es éter alquílico C1 -6 , y R4 es H;
(a2) R2 es H o un grupo protector de hidroxilo, y R3 y R4 se combinan para formar un doble enlace;
o
(a3) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace;
o
(b2) R5 y R6 se combinan para formar un enlace, y R7 es H;
(c1) R8 es H, y P4 es H o un grupo protector de hidroxilo;
o
(c2) R8 y P4 se combinan para formar un doble enlace;
cada P3 es independientemente H o un grupo protector de hidroxilo; y
X es O, y
cada uno de Pi y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo;
teniendo el compuesto de fórmula (IB) la siguiente estructura:

en donde dicha producción de dicho compuesto de fórmula (IB) o su sal comprende hacer reaccionar el compuesto de fórmula (IA) o su sal con un catalizador de metátesis de olefinas;
(B) producir un compuesto de fórmula (IC) o su sal a partir del compuesto de fórmula (IB) o su sal, teniendo el compuesto de fórmula (IC) la siguiente estructura:

(C) producir un compuesto de fórmula (ID) o su sal a partir del compuesto de fórmula (IC) o su sal, teniendo el compuesto de fórmula (ID) la siguiente estructura:

en donde
cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
y
(D) producir eribulina o mesilato de eribulina a partir del compuesto de fórmula (ID) o su sal.
10. El método según la reivindicación 9, en donde en el compuesto de fórmula (IB), R8 es H y P4 es H; y/o en donde dicha producción del compuesto de fórmula (ID) o su sal comprende hacer reaccionar el compuesto de fórmula (IC) o su sal con un agente reductor de 1,4.
11. El método según la reivindicación 10, en donde dicha producción del compuesto de fórmula (ID) o su sal comprende además hacer reaccionar con un agente de retirada del grupo protector de hidroxilo después de dicha reacción del compuesto de fórmula (IC) o su sal con dicho agente reductor de 1,4.
12. El método según la reivindicación 11, en donde en el compuesto de fórmula (ID), X es O y P2 es H.
13. Un método de ara re arar:

comprendiendo dicho método:
(A) producir un compuesto de fórmula (IIIB) o su sal a partir del compuesto de fórmula (IIIA) o si sal, teniendo el compuesto de fórmula (IIIA) la siguiente estructura:

en donde
(i) Ri es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace; o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
X3 es oxo, o X3 se combina con el átomo de carbono al que está ligado para formar un cetal, un tiocetal o -(CH(OP5))-, en donde P5 es H o un grupo protector de hidroxilo; cada P3 es independientemente H o un grupo protector de hidroxilo, y X2 es oxo; o ambos grupos P3 y X2 , junto con los átomos a los que está ligado cada uno, se combinan para formar cetal;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo;
teniendo el compuesto de fórmula (IIIB) la siguiente estructura:

en donde dicha producción del compuesto de fórmula (IIIB) o su sal comprende hacer reaccionar el compuesto de fórmula (IIIA) o su sal con un catalizador de metátesis de olefinas;
(B) producir un compuesto de fórmula (ID) o su sal a partir del compuesto de fórmula (IIIB) o su sal, teniendo el compuesto de fórmula (ID) la siguiente estructura:

y
(C) producir eribulina o mesilato de eribulina a partir del compuesto de fórmula (ID) o su sal.
14. El método según la reivindicación 13, en donde dicha producción de dicho compuesto de fórmula (ID) o su sal comprende oxidar el compuesto de fórmula (IIIB) o su sal; en donde, en el compuesto de fórmula (IIIB) o su sal, X3 , junto con el átomo de carbono al que está ligado, forma -(CH(OP5 ))-, en donde P5 es H.
15. El método según la reivindicación 13, en donde dicha producción de dicho compuesto de fórmula (ID) o su sal comprende hacer reaccionar el compuesto de fórmula (IIIB) o su sal con un agente de retirada del grupo protector de hidroxilo, en donde, en el compuesto de fórmula (IIIB) o su sal, P4 es un grupo protector de hidroxilo, y X3 es O.
16. El método según una cualquiera de las reivindicaciones 9 a 15, en donde se produce mesilato de eribulina al salificar eribulina con ácido metanosulfónico.
17. Un compuesto de fórmula (IA) o (IB):

o una de sus sales,
en donde
Ri es H o -CH2Xi CH2CH=CH2, en donde Xi es O, -C(R9)2- o NP5 , y en donde cada R9 es independientemente H o -COOR1 0 , P5 es un grupo protector de N, y R10 es alquilo C1 -6 ;
(a1) R2 es H o un grupo protector de hidroxilo, R3 es éter alquílico C1 - 6 , y R4 es H;
(a2) R2 es H o un grupo protector de hidroxilo, y R3 y R4 se combinan para formar un doble enlace;
o
(a3) R2 y R3 se combinan para formar un enlace, y R4 es H;
(b1) R5 es H o un grupo protector de hidroxilo, y R6 y R7 se combinan para formar un doble enlace;
o
(b2) R5 y R6 se combinan para formar un enlace, y R7 es H;
(c1) R8 es H, y P4 es H o un grupo protector de hidroxilo;
o
(c2) R8 y P4 se combinan para formar un doble enlace;
cada P3 es independientemente H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado;
o
Pi y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
18. Un compuesto de fórmula (IC):

o una de sus sales,
en donde
cada P3 es independientemente un grupo protector de hidroxilo; y
X es O, P1 es un grupo protector de hidroxilo, y P2 es H o un grupo protector de hidroxilo; o
P1 es un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado.
19. Un compuesto de fórmula (IIIA) o (IIIB):

o una de sus sales,
en donde
(i) R1 es H o un grupo protector de hidroxilo, y R2 y R3 se combinan para formar un doble enlace;
o
(ii) R1 y R2 se combinan para formar un enlace, y R3 es H;
X3 es oxo, o X3 se combina con el átomo de carbono al que está ligado para formar un cetal, un tiocetal, o -(CH(OP5))-, en donde P5 es H o un grupo protector de hidroxilo;
cad a P3 es in d e p e n d ie n te m e n te H o un g ru p o p ro te c to r de h id rox ilo , y X 2 es oxo; o a m b os g ru p o s P 3 y X 2 , ju n to con los á to m o s a los qu e está ligado cad a uno, se c o m b in a n para fo rm a r ceta l;
P4 es H o un grupo protector de hidroxilo; y
X es O, y
cada uno de P1 y P2 es independientemente H o un grupo protector de hidroxilo,
o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un diol protegido cíclico; o
X es N, y
P1 es H o un grupo protector de hidroxilo, y X y P2 se combinan para formar amino opcionalmente enmascarado; o
P1 y P2 , junto con los átomos a los que está ligado cada uno, se combinan para formar un aminal o 1,3-oxazolidin-2-on-5-ilo.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201361899697P | 2013-11-04 | 2013-11-04 | |
| PCT/US2014/063960 WO2015066729A1 (en) | 2013-11-04 | 2014-11-04 | Macrocyclization reactions and intermediates useful in the synthesis of analogs of halichondrin b |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2787603T3 true ES2787603T3 (es) | 2020-10-16 |
Family
ID=53005318
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14858240T Active ES2787603T3 (es) | 2013-11-04 | 2014-11-04 | Reacciones de macrociclación y productos intermedios útiles en la síntesis de análogos de halicondrina B |
Country Status (12)
| Country | Link |
|---|---|
| US (5) | US9783549B2 (es) |
| EP (2) | EP3066102B1 (es) |
| JP (3) | JP6625533B2 (es) |
| CN (3) | CN105683198B (es) |
| BR (1) | BR112016009452B1 (es) |
| CA (1) | CA2929084C (es) |
| ES (1) | ES2787603T3 (es) |
| HU (1) | HUE049387T2 (es) |
| IL (4) | IL244694B (es) |
| RU (1) | RU2710545C2 (es) |
| SG (1) | SG11201603490TA (es) |
| WO (1) | WO2015066729A1 (es) |
Families Citing this family (32)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR101434673B1 (ko) | 2004-06-03 | 2014-08-26 | 에자이 알앤드디 매니지먼트 가부시키가이샤 | 할리콘드린 b 유사체의 제조를 위한 중간체 |
| EP2578576B9 (en) | 2007-10-03 | 2016-09-14 | Eisai R&D Management Co., Ltd. | Intermediates for the synthesis of halichondrin B analogs |
| RU2517167C2 (ru) | 2008-04-04 | 2014-05-27 | Эйсай Ар Энд Ди Менеджмент Ко., Лтд. | Аналоги галихондрина в |
| US8203010B2 (en) | 2010-01-26 | 2012-06-19 | Eisai R&D Management Co., Ltd. | Compounds useful in the synthesis of halichondrin B analogs |
| CA2929084C (en) | 2013-11-04 | 2022-01-11 | Eisai R&D Management Co., Ltd. | Macrocyclization reactions and intermediates and other fragments useful in the synthesis of analogs of halichondrin b |
| BR112016012237B1 (pt) | 2013-12-06 | 2023-02-07 | Eisai R&D Management Co., Ltd | Métodos úteis na síntese de análogos de halicondrina b |
| WO2016003975A1 (en) | 2014-06-30 | 2016-01-07 | President And Fellows Of Harvard College | Synthesis of halichondrin analogs and uses thereof |
| WO2016176560A1 (en) | 2015-04-30 | 2016-11-03 | President And Fellows Of Harvard College | Chromium-mediated coupling and application to the synthesis of halichondrins |
| MX392296B (es) | 2015-05-07 | 2025-03-24 | Eisai R&D Man Co Ltd | Reacciones de macrociclizacion e intermediarios y otros fragmentos utiles en la sintesis de macrolidos de halicondrina. |
| WO2017064627A2 (en) * | 2015-10-14 | 2017-04-20 | Dr. Reddy's Laboratories Limited | Process for preparation of eribulin and intermediates thereof |
| MX377663B (es) | 2016-02-12 | 2025-03-11 | Eisai R&D Man Co Ltd | Intermediarios en la sintesis de eribulina y metodos de sintesis relacionados. |
| MY199595A (en) | 2016-03-02 | 2023-11-08 | Eisai R&D Man Co Ltd | Eribulin-based antibody-drug conjugates and methods of use |
| US11136335B2 (en) * | 2016-06-30 | 2021-10-05 | Eisai R&D Management Co., Ltd. | Prins reaction and intermediates useful in the synthesis of halichondrin macrolides and analogs thereof |
| JP6978758B2 (ja) | 2016-11-11 | 2021-12-08 | プレジデント アンド フェローズ オブ ハーバード カレッジ | パラジウム媒介ケトール化 |
| US9938288B1 (en) | 2017-04-05 | 2018-04-10 | President And Fellows Of Harvard College | Macrocyclic compound and uses thereof |
| SI3606928T1 (sl) * | 2017-04-05 | 2023-02-28 | President And Fellows Of Harvard College | Makrociklična spojina in njene uporabe |
| WO2018217894A1 (en) * | 2017-05-24 | 2018-11-29 | Eisai R&D Management Co., Ltd. | Fluorine-labelled halichondrin derivatives and related methods of synthesis |
| HUE061306T2 (hu) | 2017-07-06 | 2023-06-28 | Harvard College | Halikondrinok szintézise |
| US11498892B2 (en) | 2017-07-06 | 2022-11-15 | President And Fellows Of Harvard College | Fe/Cu-mediated ketone synthesis |
| CN109694379B (zh) * | 2017-10-24 | 2020-09-11 | 江苏恒瑞医药股份有限公司 | 用于制备艾日布林的中间体及其制备方法 |
| WO2019093776A1 (ko) * | 2017-11-09 | 2019-05-16 | 연성정밀화학(주) | 에리불린 메실산염의 제조 중간체 및 그의 제조방법 |
| CN111566113B (zh) | 2017-11-15 | 2024-01-09 | 哈佛大学的校长及成员们 | 大环化合物及其用途 |
| EP3713565A1 (en) | 2017-11-20 | 2020-09-30 | Basilea Pharmaceutica International AG | Pharmaceutical combinations for use in the treatment of neoplastic diseases |
| CN109970822B (zh) * | 2017-12-27 | 2023-03-28 | 上海科胜药物研发有限公司 | 一种合成埃格列净中间体的制备方法 |
| MX2020006945A (es) | 2018-01-03 | 2020-11-09 | Eisai R&D Man Co Ltd | Reaccion de prins y compuestos utiles en la sintesis de macrolidos de halicondrina y analogos de los mismos. |
| US11396515B2 (en) * | 2018-03-02 | 2022-07-26 | Beijing Tienyi Lufu Pharmatech Co. Ltd. | Pyran fused ring compound, preparation method therefor and use thereof |
| WO2019211877A1 (en) * | 2018-05-03 | 2019-11-07 | Cipla Limited | Process for the preparation of macrocyclic ketone analogs of halichondrin b |
| CN112437775A (zh) * | 2018-07-20 | 2021-03-02 | 雷迪博士实验室有限公司 | 用于制备艾日布林及其中间体的纯化方法 |
| US11447499B2 (en) * | 2019-06-14 | 2022-09-20 | Rk Pharma Inc. | Process for the preparation of eribulin mesylate intermediate |
| CN110684036B (zh) * | 2019-11-22 | 2022-04-12 | 江苏慧聚药业股份有限公司 | 一条制备甲磺酸艾日布林的方法 |
| WO2023144733A1 (en) * | 2022-01-26 | 2023-08-03 | Simon Fraser University | Compounds and processes for the preparation of eribulin |
| CN119585437A (zh) * | 2022-07-29 | 2025-03-07 | 上海皓元医药股份有限公司 | 一种艾日布林中间体的制备方法 |
Family Cites Families (38)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4107206A (en) | 1974-04-08 | 1978-08-15 | Akzona Incorporated | Benzo-bicyclononene- derivatives |
| SU652180A1 (ru) | 1975-12-16 | 1979-03-15 | Краснодарский политехнический институт | 1(Фурил-2,)-2-(2-,, формилфурил-5,, ) этилен или его метильное производное как промежуточный продукт дл синтеза фуран-2,5-дикарбоновой кислоты и способ его получени |
| US5338865A (en) | 1992-03-12 | 1994-08-16 | President And Fellows Of Harvard College | Synthesis of halichondrin B and norhalichondrin B |
| US5436238A (en) | 1992-03-12 | 1995-07-25 | President And Fellows Of Harvard College | Halichondrins and related compounds |
| GB9206244D0 (en) | 1992-03-23 | 1992-05-06 | Pharma Mar Sa | Cytotoxic compound from a marine sponge |
| TW255880B (es) | 1992-09-09 | 1995-09-01 | Hoechst Ag | |
| WO1998009942A1 (en) | 1996-09-06 | 1998-03-12 | Eli Lilly And Company | Catalytic selective sulfonylation process |
| US6870058B2 (en) | 1996-12-03 | 2005-03-22 | The Trustees Of The University Of Pennsylvania | Compounds which mimic the chemical and biological properties of discodermolide |
| US8097648B2 (en) | 1998-06-17 | 2012-01-17 | Eisai R&D Management Co., Ltd. | Methods and compositions for use in treating cancer |
| CA2632433C (en) | 1998-06-17 | 2012-02-07 | Eisai R & D Management Co., Ltd. | Methods for preparing macrocyclic analogs and intermediates for preparing same |
| US6653341B1 (en) | 1998-06-17 | 2003-11-25 | Eisai Co., Ltd. | Methods and compositions for use in treating cancer |
| DE10106647A1 (de) | 2001-02-12 | 2002-08-22 | Univ Hannover | Ratjadon-Derivate zum Hemmen des Zellwachstums |
| CN108997267A (zh) * | 2004-06-03 | 2018-12-14 | 卫材R&D管理有限公司 | 用于制备软海绵素b的类似物的中间体 |
| KR101434673B1 (ko) | 2004-06-03 | 2014-08-26 | 에자이 알앤드디 매니지먼트 가부시키가이샤 | 할리콘드린 b 유사체의 제조를 위한 중간체 |
| US20060045846A1 (en) * | 2004-08-30 | 2006-03-02 | Horstmann Thomas E | Reagents and methods for labeling terminal olefins |
| JP2008522623A (ja) | 2004-12-09 | 2008-07-03 | エーザイ株式会社 | ハリコンドリンbアナログを使用した癌治療でのチューブリンアイソタイプのスクリーニング |
| EP1940758B1 (en) | 2005-09-26 | 2012-11-28 | Symrise AG | Intramolecular prins reaction |
| WO2008010776A1 (en) * | 2006-07-21 | 2008-01-24 | Agency For Science, Technology And Research | Aigialomycin d and derivatives thereof and their use in treating cancer or malaria or a microbial infection |
| JPWO2009014105A1 (ja) | 2007-07-20 | 2010-10-07 | 株式会社山田養蜂場本社 | 新規カルボン酸およびそれを有効成分とする抗うつ用組成物 |
| EP2578576B9 (en) | 2007-10-03 | 2016-09-14 | Eisai R&D Management Co., Ltd. | Intermediates for the synthesis of halichondrin B analogs |
| CN101910180A (zh) | 2007-11-16 | 2010-12-08 | 卫材R&D管理有限公司 | 用于软海绵素b类似物合成的新颖中间体和用于该中间体的新颖脱磺酰化反应 |
| RU2517167C2 (ru) | 2008-04-04 | 2014-05-27 | Эйсай Ар Энд Ди Менеджмент Ко., Лтд. | Аналоги галихондрина в |
| JP5371091B2 (ja) | 2009-01-23 | 2013-12-18 | 三菱レイヨン株式会社 | モノスルホン酸エステルの製造方法 |
| US8203010B2 (en) | 2010-01-26 | 2012-06-19 | Eisai R&D Management Co., Ltd. | Compounds useful in the synthesis of halichondrin B analogs |
| WO2012147900A1 (en) | 2011-04-28 | 2012-11-01 | Eisai R&D Management Co., Ltd. | Microreactor process for halichondrin b analog synthesis |
| CA2857385A1 (en) * | 2011-11-30 | 2013-06-06 | Alphora Research Inc. | Process for preparation of (3r)-2,4-di-leaving group-3-methylbut-1-ene |
| CN104334562A (zh) | 2012-03-30 | 2015-02-04 | 阿方拉研究股份有限公司 | 用于制备软海绵素b的大环c1-酮类似物的合成方法及其中有用的中间体 |
| WO2015000070A1 (en) | 2013-07-03 | 2015-01-08 | Alphora Research Inc. | Synthetic process for preparation of macrocyclic c1-keto analogs of halichondrin b and intermediates useful therein including intermediates containing -so2-(p-tolyl) groups |
| CA2929084C (en) | 2013-11-04 | 2022-01-11 | Eisai R&D Management Co., Ltd. | Macrocyclization reactions and intermediates and other fragments useful in the synthesis of analogs of halichondrin b |
| BR112016012237B1 (pt) * | 2013-12-06 | 2023-02-07 | Eisai R&D Management Co., Ltd | Métodos úteis na síntese de análogos de halicondrina b |
| US10208058B2 (en) | 2014-09-09 | 2019-02-19 | Cipla Limited | Process for the preparation of macrocyclic ketone analogs of halichondrin B or pharmaceutically acceptable salts and intermediates thereof |
| WO2016176560A1 (en) * | 2015-04-30 | 2016-11-03 | President And Fellows Of Harvard College | Chromium-mediated coupling and application to the synthesis of halichondrins |
| MX392296B (es) * | 2015-05-07 | 2025-03-24 | Eisai R&D Man Co Ltd | Reacciones de macrociclizacion e intermediarios y otros fragmentos utiles en la sintesis de macrolidos de halicondrina. |
| MX377663B (es) | 2016-02-12 | 2025-03-11 | Eisai R&D Man Co Ltd | Intermediarios en la sintesis de eribulina y metodos de sintesis relacionados. |
| US11136335B2 (en) | 2016-06-30 | 2021-10-05 | Eisai R&D Management Co., Ltd. | Prins reaction and intermediates useful in the synthesis of halichondrin macrolides and analogs thereof |
| US20180009825A1 (en) * | 2016-07-06 | 2018-01-11 | Apicore Us Llc | Methods of making eribulin mesylate |
| WO2018217894A1 (en) | 2017-05-24 | 2018-11-29 | Eisai R&D Management Co., Ltd. | Fluorine-labelled halichondrin derivatives and related methods of synthesis |
| MX2020006945A (es) | 2018-01-03 | 2020-11-09 | Eisai R&D Man Co Ltd | Reaccion de prins y compuestos utiles en la sintesis de macrolidos de halicondrina y analogos de los mismos. |
-
2014
- 2014-11-04 CA CA2929084A patent/CA2929084C/en active Active
- 2014-11-04 ES ES14858240T patent/ES2787603T3/es active Active
- 2014-11-04 JP JP2016527449A patent/JP6625533B2/ja active Active
- 2014-11-04 HU HUE14858240A patent/HUE049387T2/hu unknown
- 2014-11-04 BR BR112016009452-2A patent/BR112016009452B1/pt active IP Right Grant
- 2014-11-04 CN CN201480059909.2A patent/CN105683198B/zh active Active
- 2014-11-04 EP EP14858240.6A patent/EP3066102B1/en active Active
- 2014-11-04 SG SG11201603490TA patent/SG11201603490TA/en unknown
- 2014-11-04 RU RU2016121648A patent/RU2710545C2/ru active
- 2014-11-04 EP EP20156829.2A patent/EP3689881B1/en active Active
- 2014-11-04 CN CN201910122043.XA patent/CN109942560B/zh active Active
- 2014-11-04 WO PCT/US2014/063960 patent/WO2015066729A1/en not_active Ceased
- 2014-11-04 US US15/033,970 patent/US9783549B2/en active Active
- 2014-11-04 CN CN202210377346.8A patent/CN114716453A/zh active Pending
-
2016
- 2016-03-21 IL IL244694A patent/IL244694B/en active IP Right Grant
-
2017
- 2017-09-18 US US15/707,412 patent/US10221189B2/en active Active
-
2019
- 2019-01-14 US US16/246,999 patent/US10611773B2/en active Active
- 2019-07-09 IL IL267936A patent/IL267936B/en active IP Right Grant
- 2019-10-02 JP JP2019181798A patent/JP6909840B2/ja not_active Expired - Fee Related
- 2019-11-27 JP JP2019213906A patent/JP6889232B2/ja active Active
-
2020
- 2020-03-30 US US16/833,923 patent/US10934307B2/en active Active
- 2020-06-09 IL IL275240A patent/IL275240B/en unknown
-
2021
- 2021-03-01 US US17/188,819 patent/US11643418B2/en active Active
- 2021-11-28 IL IL288468A patent/IL288468B2/en unknown
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US11643418B2 (en) | Macrocyclization reactions and intermediates and other fragments useful in the synthesis of analogs of halichondrin B | |
| KR102743950B1 (ko) | 할리콘드린 마크롤라이드의 합성에 유용한 마크로고리화 반응 및 중간체 및 기타 단편 | |
| JP7440563B2 (ja) | ハリコンドリンマクロライドおよびその類縁体の合成に有用なプリンス反応および中間体 | |
| CN111868044B (zh) | 可用于合成软海绵素大环内酯及其类似物的普林斯反应和化合物 | |
| RU2777913C2 (ru) | Реакция принса и промежуточные продукты, применимые при синтезе макролидов галихондринового ряда и их аналогов |