ES2822082T3 - Procedimiento para purificar óxido de propileno - Google Patents
Procedimiento para purificar óxido de propileno Download PDFInfo
- Publication number
- ES2822082T3 ES2822082T3 ES17740755T ES17740755T ES2822082T3 ES 2822082 T3 ES2822082 T3 ES 2822082T3 ES 17740755 T ES17740755 T ES 17740755T ES 17740755 T ES17740755 T ES 17740755T ES 2822082 T3 ES2822082 T3 ES 2822082T3
- Authority
- ES
- Spain
- Prior art keywords
- stream
- weight
- propylene oxide
- ppm
- distillation
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D301/00—Preparation of oxiranes
- C07D301/02—Synthesis of the oxirane ring
- C07D301/03—Synthesis of the oxirane ring by oxidation of unsaturated compounds, or of mixtures of unsaturated and saturated compounds
- C07D301/12—Synthesis of the oxirane ring by oxidation of unsaturated compounds, or of mixtures of unsaturated and saturated compounds with hydrogen peroxide or inorganic peroxides or peracids
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D301/00—Preparation of oxiranes
- C07D301/32—Separation; Purification
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D303/00—Compounds containing three-membered rings having one oxygen atom as the only ring hetero atom
- C07D303/02—Compounds containing oxirane rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D303/00—Compounds containing three-membered rings having one oxygen atom as the only ring hetero atom
- C07D303/02—Compounds containing oxirane rings
- C07D303/04—Compounds containing oxirane rings containing only hydrogen and carbon atoms in addition to the ring oxygen atoms
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Inorganic Chemistry (AREA)
- Epoxy Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
Procedimiento para purificar oxido de propileno, que comprende (i) proporcionar una corriente S0 que comprende oxido de propileno, acetonitrilo, agua y un compuesto organico que comprende un grupo carbonilo -C(=O)-, en el que dicho compuesto organico que comprende un grupo carbonilo -C(=O)- comprende uno o mas de acetona y propionaldehido; (ii) separar oxido de propileno de la corriente S0 mediante destilacion, que comprende someter la corriente S0 a condiciones de destilacion en una columna de destilacion, obteniendo una corriente superior gaseosa S1c que esta enriquecida en oxido de propileno en comparacion con la corriente S0, una corriente de cola liquida S1a que esta enriquecida en acetonitrilo y agua en comparacion con la corriente S0 y una corriente lateral S1b que comprende oxido de propileno que esta enriquecida en el compuesto de carbonilo en comparacion con la corriente S0; en el que la columna de destilacion se hace funcionar a una presion absoluta en la parte superior de la columna de destilacion en el intervalo de desde 0,01 hasta 0,2 MPa (de 0,1 a 2 bares) y una razon de reflujo interno en el intervalo de desde 2,0 hasta 6,0; en el que la columna de destilacion presenta al menos 100 placas teoricas, la seccion de rectificacion de la columna de destilacion consiste en desde el 30 al 70% de las placas teoricas y la seccion de separacion de la columna de destilacion consiste en desde el 70 hasta el 30% de las placas teoricas.
Description
DESCRIPCIÓN
Procedimiento para purificar óxido de propileno
Descripción
La presente invención se refiere a un procedimiento para purificar óxido de propileno, en el que se separa óxido de propileno de una corriente que comprende óxido de propileno, acetonitrilo, agua y un compuesto orgánico que comprende un grupo carbonilo -C(=O)-, que comprende uno o más de acetona y propionaldehído, mediante destilación en una columna de destilación, en el que se extrae una corriente lateral que comprende óxido de propileno, que está enriquecida en el compuesto de carbonilo; en el que la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna de destilación en el intervalo de desde 0,1 hasta 2,0 bares y una razón de reflujo interno en el intervalo de desde 2,0 hasta 6,0; y en el que la columna de destilación presenta al menos 100 placas teóricas, la sección de rectificación de la columna de destilación consiste en desde el 30 hasta el 70% de las placas teóricas y la sección de separación de la columna de destilación consiste en desde el 70 hasta el 30% de las placas teóricas.
El óxido de propileno es un producto intermedio importante en la industria química. Un procedimiento adecuado para la preparación de óxido de propileno comienza a partir de propeno y hace uso de peróxido de hidrógeno como agente oxidante, acetonitrilo como disolvente y un catalizador de epoxidación que comprende una zeolita de titanio. Debido a su importancia para procesos a escala industrial, se desea llevar a cabo la reacción de epoxidación tan eficientemente como sea posible y purificar el óxido de propileno eficientemente y hasta un alto grado. La reacción de epoxidación da como resultado una mezcla que comprende acetonitrilo, agua, óxido de propileno y productos secundarios, por ejemplo, compuesto orgánico que comprende un grupo carbonilo -C(=O), tal como acetona, propionaldehído. Especialmente, estos compuestos tales como acetona, propionaldehído, que tienen un punto de ebullición superior al punto de ebullición del óxido de propileno e inferior al punto de ebullición de la mezcla azeotrópica de acetonitrilo y agua, suponen un desafío cuando se trata de separarlos del óxido de propileno.
El documento US 5.133.839 A da a conocer la eliminación de propionaldehído y acetona de óxido de propileno usando al menos cuatro columnas de destilación. El documento US 5.489.366 A también describe la eliminación de propionaldehído y acetona de óxido de propileno en una destilación extractiva usando un disolvente de destilación extractiva y una pluralidad de columnas de destilación.
El documento JP 44009650 A da a conocer la eliminación de compuestos de carbonilo, especialmente propionaldehído poniendo en contacto óxido de propileno en bruto con hidrato de hidrazina y destilación. El método requiere hidrazina en cantidades estequiométricas en relación con los compuestos de carbonilo que van a eliminarse.
El documento US 4.369.096 A describe la eliminación de compuestos de carbonilo de óxido de propileno mediante el uso de disoluciones que contienen hidrazina en la destilación de óxido de propileno. Solo se requiere una columna de destilación partiendo de una mezcla de óxido de propileno/disolvente con el fin de llegar a óxido de propileno puro. Sin embargo, el método requiere el uso de hidroxilamina en cantidades estequiométricas en relación con los componentes que van a eliminarse. El método se describe solo para disolventes tales como etilbenceno, metilfenilcarbinol, benceno, tolueno, ácido acético, terc-butanol, agua, dicloropropano o mezclas de los mismos, en el que todos estos disolventes pueden separarse fácilmente del óxido de propileno mediante destilación.
El documento WO 2004/048355 A da a conocer un método de uso de metanol como disolvente, que puede separarse menos fácilmente del propileno mediante destilación.
El documento EP 2 173731 A2 describe la preparación de óxido de propileno mediante epoxidación de propeno con peróxido de hidrógeno en acetonitrilo y con un catalizador de TiMWW, así como la purificación por destilación de óxido de propileno. Sin embargo, el documento no dice nada de si se forman propionaldehído o acetona como productos secundarios y por tanto no da a conocer medios para eliminar estos compuestos de carbonilo. El documento WO 2016/066629 da a conocer la preparación de óxido de propileno y su purificación por medio de destilación.
Un objeto de la presente invención era proporcionar un procedimiento para la purificación de óxido de propileno que es eficaz, económicamente ventajoso, no requiere aditivos tales como hidrazina y permite eliminar esencialmente compuestos de carbonilo de una corriente de óxido de propileno.
Sorprendentemente, se encontró que para la separación de compuestos de carbonilo de óxido de propileno, es decir, para la purificación de óxido de propileno, pueden evitarse las desventajas tomando una corriente lateral de una destilación de óxido de propileno, en el que la corriente lateral comprende óxido de propileno y está enriquecida en el compuesto de carbonilo, si solo se usa una unidad de destilación y se hace funcionar a parámetros específicos. Para los compuestos de carbonilo que se encontró que eran críticos, se encontró sorprendentemente que podrían separarse selectiva y muy eficazmente de la corriente superior de óxido de propileno gaseosa de la unidad de destilación, sin provocar una contaminación de la corriente de cola líquida de la unidad de destilación, que está enriquecida en acetonitrilo y agua, con compuestos de carbonilo. Sorprendentemente, no fueron necesarios aditivos tales como hidrazina y también la pérdida de óxido de propileno pudo mantenerse muy baja. Aun adicionalmente, se encontró que,
además de una reducción significativa del contenido de compuestos de carbonilo, también el contenido de agua de la corriente superior de óxido de propileno gaseosa pudo reducirse significativamente.
Por tanto, la presente invención se refiere a un procedimiento para purificar óxido de propileno, que comprende
(i) proporcionar una corriente S0 que comprende óxido de propileno, acetonitrilo, agua y un compuesto orgánico que comprende un grupo carbonilo -C(=O)-, en el que dicho compuesto orgánico que comprende un grupo carbonilo -C(=O)-(compuesto de carbonilo) comprende uno o más de acetona y propionaldehído;
(ii) separar óxido de propileno de la corriente S0 mediante destilación, que comprende someter la corriente S0 a condiciones de destilación en una columna de destilación, obtener una corriente superior gaseosa S1c que está enriquecida en óxido de propileno en comparación con la corriente S0, una corriente de cola líquida S1a que está enriquecida en acetonitrilo y agua en comparación con la corriente S0 y una corriente lateral S1b que comprende óxido de propileno que está enriquecida en el compuesto de carbonilo en comparación con la corriente S0; en el que la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna de destilación en el intervalo de desde 0,01 hasta 0,2 MPa (de 0,1 a 2,0 bares) y una razón de reflujo interno en el intervalo de desde 2,0 hasta 6,0;
en el que la columna de destilación presenta al menos 100 placas teóricas, la sección de rectificación de la columna de destilación consiste en desde el 30 hasta el 70%, preferiblemente de desde el 40 hasta 60%, de las placas teóricas y la sección de separación de la columna de destilación consiste en desde el 70 hasta el 30%, preferiblemente de desde el 60 hasta el 40%; de las placas teóricas.
Parámetros preferidos de la columna de destilación
Preferiblemente, la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna de destilación en el intervalo de desde 0,02 hasta 0,15 MPa (de 0,2 a 1,5 bares), más preferiblemente en el intervalo de desde 0,03 hasta 0,10 MPa (de 0,3 a 1,0 bares), más preferiblemente en el intervalo de desde 0,045 hasta 0,055 MPa (de 0,45 a 0,55 bares).
Preferiblemente, la columna de destilación se hace funcionar a una razón de reflujo en el intervalo de desde 2,5 hasta 5.5, más preferiblemente en el intervalo de desde 3,0 hasta 5,0, más preferiblemente en el intervalo de desde 3,5 hasta 4.5. Preferiblemente, la columna de destilación presenta desde 100 hasta 150, preferiblemente desde 105 hasta 145, más preferiblemente desde 110 hasta 140, más preferiblemente desde 115 hasta 135, más preferiblemente desde 120 hasta 130 placas teóricas.
Preferiblemente, la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna en el intervalo de desde 0,45 hasta 0,55 bares y una razón de reflujo en el intervalo de desde 3,5 hasta 4,5, y en el que la columna de destilación presenta desde 120 hasta 130 placas teóricas.
Por tanto, la presente invención también se refiere a un procedimiento para purificar óxido de propileno, que comprende (i) proporcionar una corriente S0 que comprende óxido de propileno, acetonitrilo, agua y un compuesto orgánico que comprende un grupo carbonilo -C(=O)-, en el que dicho compuesto orgánico que comprende un grupo carbonilo -C(=O)- comprende uno o más de acetona y propionaldehído;
(ii) separar óxido de propileno de la corriente S0 mediante destilación, que comprende someter la corriente S0 a condiciones de destilación en una columna de destilación, obtener una corriente superior gaseosa S1c que está enriquecida en óxido de propileno en comparación con la corriente S0, una corriente de cola líquida S1a que está enriquecida en acetonitrilo y agua en comparación con la corriente S0 y una corriente lateral S1b que comprende óxido de propileno que está enriquecida en el compuesto de carbonilo en comparación con la corriente S0; en el que la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna en el intervalo de desde 0,045 hasta 0,055 MPa (de 0,45 a 0,55 bares) y una razón de reflujo en el intervalo de desde 3,5 hasta 4,5;
en el que la columna de destilación presenta desde 120 hasta 130 placas teóricas, la sección de rectificación de la columna de destilación consiste en desde el 40 hasta el 60% de las placas teóricas y la sección de separación de la columna de destilación consiste en desde el 60 hasta el 40% de las placas teóricas.
Corriente S0
Según (i), se proporciona una corriente S0 que comprende óxido de propileno, acetonitrilo, agua y un compuesto orgánico que comprende un grupo carbonilo -C(=O)-, en la que dicho compuesto orgánico que comprende un grupo carbonilo -C(=O)- comprende uno o más de acetona y propionaldehído.
Preferiblemente, el compuesto orgánico que comprende un grupo carbonilo -C(=O)- es un producto de reacción de la epoxidación de propileno con peróxido de hidrógeno o con una fuente de peróxido de hidrógeno. Generalmente, no hay
restricciones específicas sobre qué compuesto orgánico adicional que comprende un grupo carbonilo -C(=O)- está comprendido además de uno o más de acetona y propionaldehído. Preferiblemente, el compuesto orgánico que comprende un grupo carbonilo -C(=O)- comprende además, es decir, además de uno o más de acetona y propionaldehído, uno o más aldehídos adicionales, una o más cetonas adicionales o una mezcla de uno o más aldehídos adicionales y una o más cetonas adicionales.
Más preferiblemente, el compuesto orgánico que comprende un grupo carbonilo -C(=O)- comprende además, es decir además de uno o más de acetona y propionaldehído, uno o más de acetaldehído, formaldehído, butiraldehído, isobutiraldehído, 2-butanona, 1-pentanal, 2-pentanona, 3-pentanona, 2-metilpentanona, preferiblemente uno o más de acetaldehído, formaldehído, butiraldehído, isobutiraldehído, más preferiblemente al menos acetaldehído.
Generalmente, la composición de la corriente S0 proporcionada en (i) no se somete a ninguna restricción específica. Preferiblemente, al menos el 95% en peso, más preferiblemente al menos el 98% en peso, más preferiblemente al menos el 99% en peso de la corriente S0 consiste en óxido de propileno, acetonitrilo, agua y el compuesto orgánico que comprende un grupo carbonilo. Preferiblemente, la corriente S0 comprende el óxido de propileno en una cantidad de desde el 5 hasta el 15% en peso, más preferiblemente desde el 8 hasta el 12% en peso, basándose en el peso total de la corriente S0; el acetonitrilo en una cantidad de desde el 60 hasta el 80% en peso, preferiblemente desde el 65 hasta el 75% en peso, basándose en el peso total de la corriente S0; el agua en una cantidad de desde el 10 hasta el 25% en peso, preferiblemente desde el 17 hasta el 21% en peso, basándose en el peso total de la corriente S0; propionaldehído en una cantidad de desde 100 hasta 300 ppm en peso, preferiblemente desde 150 hasta 250 ppm en peso, basándose en el peso total de la corriente S0; acetona en una cantidad de desde 60 hasta 200 ppm en peso, preferiblemente desde 80 hasta 120 ppm en peso, basándose en el peso total de la corriente S0; y acetaldehído en una cantidad de desde 80 hasta 300 ppm en peso, preferiblemente desde 100 hasta 200 ppm en peso, basándose en el peso total de la corriente S0.
Corriente lateral S1b
Según (ii) la corriente S0 se somete a condiciones de destilación en una columna de destilación y se obtiene una corriente lateral S1b que comprende óxido de propileno, que está enriquecida en el compuesto de carbonilo en comparación con la corriente S0. Generalmente, no hay restricciones específicas con respecto al punto en el que se extrae la corriente lateral S1b de la columna de destilación siempre que la corriente lateral S1b comprenda óxido de propileno y esté enriquecida en el compuesto de carbonilo en comparación con la corriente S0. Preferiblemente, la corriente lateral S1b se retira de la sección de rectificación de la columna de destilación. Más preferiblemente, la corriente lateral S1b se retira de la sección de rectificación de la columna de destilación en una posición que está al menos 1 placa teórica por debajo de la sección de separación de la columna de destilación. Preferiblemente, la corriente lateral S1b se retira de la sección de rectificación de la columna de destilación en una posición que está desde 1 hasta 20, más preferiblemente desde 2 hasta 19, más preferiblemente desde 3 hasta 18, más preferiblemente desde 4 hasta 17, más preferiblemente desde 5 hasta 16, más preferiblemente desde 5 hasta 15 placas teóricas por debajo de la sección de separación de la columna de destilación.
Generalmente, no existen restricciones con respecto a la composición de la corriente lateral S1b siempre que comprenda óxido de propileno y esté enriquecida en el compuesto de carbonilo en comparación con la corriente S0. Dicho compuesto orgánico que comprende un grupo carbonilo -C(=O)- comprende uno o más de acetona y propionaldehído. En otras palabras, la corriente lateral S1b comprende óxido de propileno y está enriquecida en el compuesto de carbonilo, que comprende uno o más de acetona y propionaldehído. Preferiblemente, la corriente lateral S1b comprende el compuesto orgánico que comprende un grupo carbonilo en una cantidad de > 10% en peso, más preferiblemente > 15% en peso; basándose en el peso total de la corriente lateral S1b; en la que el compuesto orgánico que comprende un grupo carbonilo comprende preferiblemente propionaldehído en una cantidad de >10% en peso basándose en el peso total de la corriente lateral S1b y acetona en una cantidad de >5% en peso basándose en el peso total de la corriente lateral S1b. Preferiblemente, al menos el 95% en peso, más preferiblemente al menos el 98% en peso, más preferiblemente al menos el 99% en peso de la corriente lateral S1b consiste en óxido de propileno, acetonitrilo, agua y el compuesto orgánico que comprende un grupo carbonilo.
Preferiblemente, la corriente lateral S1b comprende el óxido de propileno en una cantidad de desde el 60 hasta el 80% en peso, más preferiblemente desde el 65 hasta el 75% en peso, basándose en el peso total de la corriente lateral S1b; el acetonitrilo en una cantidad de desde el 2 hasta el 6% en peso, preferiblemente desde el 3,5 hasta el 5,5% en peso, basándose en el peso total de la corriente lateral S1b; el compuesto orgánico que comprende un grupo carbonilo en una cantidad de desde el 10 hasta el 30% en peso, preferiblemente desde el 15 hasta el 25% en peso; basándose en el peso total de la corriente lateral S1b; en la que el compuesto orgánico que comprende un grupo carbonilo comprende preferiblemente propionaldehído en una cantidad de desde el 10 hasta el 20% en peso, preferiblemente desde el 12 hasta el 16% en peso, basándose en el peso total de la corriente lateral S1b, y acetona en una cantidad de desde el 5 hasta el 10% en peso, preferiblemente desde el 5 hasta el 9% en peso, basándose en el peso total de la corriente lateral S1b.
Preferiblemente, el compuesto orgánico que comprende un grupo carbonilo -C(=O)- comprende además, es decir, además de uno o más de acetona y propionaldehído, uno o más aldehídos adicionales, una o más cetonas adicionales, o una mezcla de uno o más aldehídos adicionales y una o más cetonas adicionales. En otras palabras, la corriente S1b
está enriquecida adicionalmente, es decir además de estar enriquecida en uno o más de acetona y propionaldehído, en uno o más aldehidos adicionales, una o más cetonas adicionales, o una mezcla de uno o más aldehidos adicionales y una o más cetonas adicionales. Más preferiblemente, la corriente lateral S1b obtenida en (ii) que comprende óxido de propileno y que está enriquecida en el compuesto de carbonilo en comparación con la corriente S0 está enriquecida adicionalmente, es decir, además de estar enriquecida en uno o más de acetona y propionaldehído, en uno o más de acetaldehído, formaldehído, butiraldehído, isobutiraldehído, 2-butanona, 1-pentanal, 2-pentanona, 3-pentanona, 2-metilpentanona, preferiblemente uno o más de acetaldehído, formaldehído, butiraldehído, isobutiraldehído, más preferiblemente al menos en acetaldehído.
Corriente S1c
Según (ii), se obtiene una corriente superior gaseosa S1c, que está enriquecida en óxido de propileno en comparación con la corriente S0. Preferiblemente, la corriente superior S1c obtenida en (ii) contiene al menos el 99,00% en peso, más preferiblemente al menos el 99,50% en peso, más preferiblemente al menos el 99,80% en peso de óxido de propileno basándose en el peso total de la corriente S1c. Preferiblemente, la corriente superior S1c obtenida en (ii) contiene como máximo 50 ppm en peso, más preferiblemente como máximo 25 ppm en peso, más preferiblemente como máximo 20 ppm en peso del compuesto orgánico que comprende un grupo carbonilo basándose en el peso total de la corriente S1c.
Preferiblemente, la corriente superior S1c obtenida en (ii) contiene menos de 20 ppm en peso, más preferiblemente menos de 15 ppm en peso de propionaldehído basándose en el peso total de la corriente S1c.
Preferiblemente, la corriente superior S1c obtenida en (ii) contiene como máximo 100 ppm en peso, más preferiblemente como máximo 75 ppm en peso, más preferiblemente como máximo 50 ppm en peso de agua basándose en el peso total de la corriente S1c.
Por tanto, en una realización preferida, se obtiene una corriente superior S1c en (ii), que contiene como máximo 100 ppm en peso, preferiblemente como máximo 75 ppm en peso, más preferiblemente como máximo 50 ppm en peso de agua basándose en el peso total de la corriente S1c y que contiene menos de 20 ppm en peso, preferiblemente menos de 15 ppm en peso de propionaldehído basándose en el peso total de la corriente S1c.
Preferiblemente, la corriente superior S1c obtenida en (ii) contiene menos de 10 ppm en peso, más preferiblemente menos de 5 ppm en peso de acetona basándose en el peso total de la corriente S1c.
Preferiblemente, la corriente superior S1c obtenida en (ii) comprende el óxido de propileno en una cantidad de al menos el 99,00% en peso, más preferiblemente al menos el 99,50% en peso, más preferiblemente al menos el 99,80% en peso de óxido de propileno, basándose en el peso total de la corriente S1c; el compuesto orgánico que comprende un grupo carbonilo en una cantidad de como máximo 50 ppm en peso, preferiblemente como máximo 25 ppm en peso, más preferiblemente como máximo 20 ppm en peso, basándose en el peso total de la corriente S1c; y agua en una cantidad de como máximo 100 ppm en peso, preferiblemente como máximo 75 ppm en peso, más preferiblemente como máximo 50 ppm en peso, basándose en el peso total de la corriente S1c. Más preferiblemente, la corriente superior S1c obtenida en (ii) comprende el óxido de propileno en una cantidad de al menos el 99,00% en peso, más preferiblemente al menos el 99,50% en peso, más preferiblemente al menos el 99,80% en peso de óxido de propileno, basándose en el peso total de la corriente S1c; propionaldehído en una cantidad de menos de 20 ppm en peso, más preferiblemente menos de 15 ppm en peso, basándose en el peso total de la corriente S1c; acetona en una cantidad de menos de 10 ppm en peso, más preferiblemente menos de 5 ppm en peso, basándose en el peso total de la corriente S1c; y agua en una cantidad de como máximo 100 ppm en peso, más preferiblemente como máximo 75 ppm en peso, más preferiblemente como máximo 50 ppm en peso, basándose en el peso total de la corriente S1c.
Corriente S1a
Según (ii), se obtiene una corriente de cola líquida S1a, que está enriquecida en acetonitrilo y agua en comparación con la corriente S0. Preferiblemente, la corriente de cola S1a contiene el compuesto orgánico que comprende un grupo carbonilo en una cantidad de como máximo 20 ppm en peso, más preferiblemente como máximo 10 ppm en peso, más preferiblemente como máximo 2 ppm en peso, basándose en el peso de S1a. Preferiblemente, la corriente de cola S1a contiene propionaldehído en una cantidad de como máximo 10 ppm en peso, más preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso, basándose en el peso de S1a. Preferiblemente, la corriente de cola S1a contiene acetona en una cantidad de como máximo 10 ppm en peso, más preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso, basándose en el peso de S1a.
Preferiblemente, al menos el 95% en peso de la corriente de cola S1a consiste en acetonitrilo y agua, en la que, preferiblemente, la razón en peso de acetonitrilo con respecto a agua en la corriente S1a es mayor de 1:1. Preferiblemente, la corriente de cola S1a contiene como máximo 10 ppm en peso, preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso del óxido de propileno, basándose en el peso de S1a. Más preferiblemente, la corriente de cola S1a comprende el acetonitrilo en una cantidad de desde el 70 hasta el 80% en peso, basándose en el peso de S1a; agua en una cantidad de desde el 10 hasta el 30% en peso basándose en el peso de la corriente S1a; como máximo 10 ppm en peso, más preferiblemente como máximo 5 ppm en peso, más
preferiblemente como máximo 1 ppm en peso del óxido de propileno, basándose en el peso de la corriente S1a; y cada uno de propionaldehído y acetona en una cantidad de como máximo 10 ppm en peso, preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso, basándose en el peso de la corriente S1a.
Generalmente, la corriente S1a, tal como se describió anteriormente, puede usarse como corriente de recirculación de acetonitrilo que puede usarse para proporcionar la corriente de alimentación líquida en (a) (descrita en el presente documento más adelante a continuación). Además, es posible que la corriente S1a se someta a etapas de tratamiento final adicionales antes de que se use como corriente de recirculación de acetonitrilo que se usa para proporcionar la corriente de alimentación líquida en (a). Preferiblemente, una parte de S1a se introduce en la unidad de destilación empleada para la separación en (d) (descrita en el presente documento más a delante a continuación) como agente de extracción, preferiblemente en la parte superior de la unidad de destilación.
Preferiblemente, el procedimiento para purificar óxido de propileno según la presente invención es un procedimiento continuo.
Origen de la corriente S0
Generalmente, no existen restricciones con respecto a dónde se origina la corriente S0 y puede proporcionarse en (i) según cualquier método concebible. En una realización preferida de la presente invención, la corriente S0 puede obtenerse o se obtiene mediante un procedimiento, preferiblemente continuo, que comprende
(a) proporcionar una corriente que comprende propeno y preferiblemente propano, peróxido de hidrógeno o una fuente de peróxido de hidrógeno, agua y acetonitrilo;
(b) hacer pasar la corriente de alimentación líquida proporcionada en (a) a una zona de epoxidación que comprende un catalizador de epoxidación que comprende una zeolita de titanio, y someter la corriente de alimentación líquida a condiciones de reacción de epoxidación en la zona de epoxidación, obteniendo una mezcla de reacción que comprende propeno y preferiblemente propano, óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo;
(c) retirar una corriente de efluente de la zona de epoxidación, comprendiendo la corriente de efluente óxido de propileno, agua, acetonitrilo, propeno y preferiblemente propano, y el compuesto orgánico que comprende un grupo carbonilo;
(d) separar propeno y preferiblemente propano de la corriente de efluente mediante destilación, que comprende someter la corriente de efluente a condiciones de destilación en una unidad de destilación, obteniendo una corriente gaseosa que está enriquecida en propeno y preferiblemente propano en comparación con la corriente de efluente sometida a condiciones de destilación, y una corriente de cola líquida que está enriquecida en óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo en comparación con la corriente de efluente sometida a condiciones de destilación;
en el que dicha corriente de cola líquida obtenida según (d) es la corriente S0.
En otra realización preferida de la presente invención, proporcionar la corriente S0 según (i) comprende
(a) proporcionar una corriente que comprende propeno y preferiblemente propano, peróxido de hidrógeno o una fuente de peróxido de hidrógeno, agua y acetonitrilo;
(b) hacer pasar la corriente de alimentación líquida proporcionada en (a) a una zona de epoxidación que comprende un catalizador de epoxidación que comprende una zeolita de titanio, y someter la corriente de alimentación líquida a condiciones de reacción de epoxidación en la zona de epoxidación, obteniendo una mezcla de reacción que comprende propeno y preferiblemente propano, óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo;
(c) retirar una corriente de efluente de la zona de epoxidación, comprendiendo la corriente de efluente óxido de propileno, agua, acetonitrilo, propeno y preferiblemente propano, y el compuesto orgánico que comprende un grupo carbonilo;
(d) separar propeno y preferiblemente propano de la corriente de efluente mediante destilación, que comprende someter la corriente de efluente a condiciones de destilación en una unidad de destilación, obteniendo una corriente gaseosa que está enriquecida en propeno y preferiblemente propano en comparación con la corriente de efluente sometida a condiciones de destilación, y una corriente de cola líquida que está enriquecida en óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo en comparación con la corriente de efluente sometida a condiciones de destilación;
en el que dicha corriente de cola líquida obtenida según (d) es la corriente S0. Las etapas (a) a (d) se realizan preferiblemente de una manera continua.
Preferiblemente, la corriente de efluente retirada según (c) comprende además oxígeno, en la que (d) comprende separar oxígeno, propeno y preferiblemente propano de la corriente de efluente mediante destilación, que comprende someter la corriente de efluente a condiciones de destilación en una unidad de destilación, obteniendo una corriente gaseosa que está enriquecida en oxígeno, propeno y preferiblemente propano en comparación con la corriente de efluente sometida a condiciones de destilación, y una corriente de cola líquida que está enriquecida en óxido de propileno, agua y acetonitrilo en comparación con la corriente de efluente sometida a condiciones de destilación.
Preferiblemente, la corriente de efluente retirada según (c) se despresuriza antes de (d), preferiblemente hasta una presión de desde 0,05 hasta 0,28 MPa (de 0,5 a 2,8 bares), más preferiblemente de desde 0,06 hasta 0,25 MPa (de 0,6 a 2,5 bares), más preferiblemente de desde 0,08 hasta 0,15 MPa (de 0,8 a 1,5 bares). Más preferiblemente, se obtienen una corriente gaseosa y una corriente líquida de la despresurización de la corriente de efluente, en la que más preferiblemente las corrientes gaseosa y líquida se hacen pasar por separado a la unidad de destilación, preferiblemente la torre de destilación, empleada según (d), más preferiblemente a diferentes placas teóricas de la torre de destilación empleada según (d).
Generalmente, la corriente que comprende propeno y preferiblemente propano, peróxido de hidrógeno o una fuente de peróxido de hidrógeno, agua y acetonitrilo puede proporcionarse en (a) según cualquier método concebible. Preferiblemente, la corriente se proporciona en (a) combinando al menos tres corrientes individuales en las que una primera corriente comprende peróxido de hidrógeno o una fuente de peróxido de hidrógeno, una segunda corriente comprende propeno y preferiblemente propano y una tercera corriente comprende acetonitrilo y opcionalmente agua.
Preferiblemente, la corriente que comprende propeno comprende adicionalmente propano en la que preferiblemente al menos el 98% en peso, más preferiblemente al menos el 99% en peso, más preferiblemente al menos el 99,5% en peso, más preferiblemente al menos el 99,9% en peso de la corriente consiste en propeno y propano. Preferiblemente, la razón en peso de propeno con respecto a propano en la corriente es de al menos 7:3. Por ejemplo, puede emplearse propeno comercialmente disponible que puede ser un propeno de calidad de polímero o un propeno de calidad química. Normalmente, el propeno de calidad de polímero tiene un contenido en propeno en el intervalo de desde el 99 hasta el 99,8% en peso y un contenido en propano en el intervalo de desde el 0,2 hasta el 1% en peso. El propeno de calidad química tiene normalmente un contenido en propeno en el intervalo de desde el 92 hasta el 98% en peso y un contenido en propano en el intervalo de desde el 2 hasta el 8% en peso. Preferiblemente, se emplea una corriente que tiene un contenido en propeno en el intervalo de desde el 99 hasta el 99,8% en peso y un contenido en propano en el intervalo de desde el 0,2 hasta el 1% en peso.
La corriente que comprende peróxido de hidrógeno puede prepararse según cualquier método concebible. Es concebible obtener la corriente que comprende peróxido de hidrógeno convirtiendo ácido sulfúrico en ácido peroxodisulfúrico mediante oxidación anódica con desprendimiento simultáneo de hidrógeno en el cátodo. La hidrólisis del ácido peroxodisulfúrico conduce entonces por medio de ácido peroxomonosulfúrico a peróxido de hidrógeno y ácido sulfúrico que se obtiene por tanto de nuevo. La preparación de peróxido de hidrógeno a partir de los elementos también es concebible. Dependiendo del método de preparación específico, la corriente que comprende peróxido de hidrógeno puede ser, por ejemplo, una corriente de peróxido de hidrógeno acuosa o acuosa/metanólica, preferiblemente una corriente de peróxido de hidrógeno acuosa. En el caso de que se emplee una alimentación de peróxido de hidrógeno acuosa, el contenido de la corriente con respecto a peróxido de hidrógeno está habitualmente en el intervalo de desde el 3 hasta el 85% en peso, preferiblemente desde el 25 hasta el 75% en peso, más preferiblemente desde el 30 hasta el 50% en peso, tal como desde el 30 hasta el 40% en peso o desde el 35 hasta el 45% en peso, de desde el 40 hasta el 50% en peso. Preferiblemente, al menos el 25% en peso, más preferiblemente al menos el 30% en peso, más preferiblemente al menos el 35% en peso de la corriente que comprende peróxido de hidrógeno consiste en agua y peróxido de hidrógeno. Intervalos preferidos son de desde el 30 hasta el 80% en peso o desde el 35 hasta el 75% en peso o desde el 40 hasta el 70% en peso. Según la presente invención, se prefiere emplear una corriente que comprende peróxido de hidrógeno que se obtiene como disolución de peróxido de hidrógeno en bruto mediante extracción de una mezcla que resulta de un proceso conocido como proceso de antraquinona por medio del cual se produce prácticamente toda la producción de peróxido de hidrógeno mundial (véase, por ejemplo, Ullmann's Encyclopedia of Industrial Chemistry, 5a edición, volumen A 13 (1989) páginas 443-466) en el que se usa una disolución de una antraquinona que contiene un grupo alquilo que tiene preferiblemente de desde 2 hasta 10 átomos de carbono, más preferiblemente al menos 5 átomos de carbono tal como 5 átomos de carbono o 6 átomos de carbono y donde el disolvente usado consiste habitualmente en una mezcla de dos disolventes diferentes, en el que preferiblemente ninguno de los disolventes es una sustancia que contiene nitrógeno. Esta disolución de la antraquinona se denomina habitualmente disolución de trabajo. En este proceso, el peróxido de hidrógeno formado en el transcurso del proceso de antraquinona se separa generalmente por extracción de la disolución de trabajo respectiva después de un ciclo de hidrogenación/reoxidación. Dicha extracción puede realizarse preferiblemente con agua esencialmente pura, y se obtiene la disolución de peróxido de hidrógeno acuosa en bruto. Aunque generalmente es posible purificar adicionalmente la disolución de peróxido de hidrógeno acuosa en bruto así obtenida mediante destilación, se prefiere, según la presente invención, usar tal disolución de peróxido de hidrógeno acuosa en bruto que no se ha sometido a purificación mediante destilación. Además, generalmente es posible someter la disolución de peróxido de hidrógeno acuosa en bruto a una fase de extracción adicional en la que se usa un agente de extracción adecuado, preferiblemente un disolvente orgánico. Más preferiblemente, el disolvente orgánico usado para esta fase de extracción adicional es el mismo disolvente que se usa en el proceso de antraquinona. Preferiblemente, la extracción se realiza usando tan solo uno de los disolventes en la disolución de trabajo y lo más preferiblemente usando tan solo el disolvente más no polar
de la disolución de trabajo. En el caso de que la disolución de peróxido de hidrógeno acuosa en bruto se somete a tal fase de extracción adicional, se obtiene una denominada disolución de peróxido de hidrógeno lavada en bruto. Según una realización preferida de la presente invención, la disolución de peróxido de hidrógeno lavada en bruto se usa como alimentación de peróxido de hidrógeno. La producción de una disolución en bruto se describe, por ejemplo, en la solicitud de patente europea EP 1122249 A1. En cuanto al término “agua esencialmente pura”, se hace referencia al párrafo 10, página 3 del documento EP 1122249 A1. El peróxido de hidrógeno también puede tratarse para eliminar oligoelementos, por ejemplo, tal como se describe en el documento WO 2015/049327 A1, antes de su uso.
Es concebible que el peróxido de hidrógeno se prepare in situ en la zona de epoxidación a partir de hidrógeno y oxígeno, preferiblemente en presencia de un catalizador de metal noble adecuado comprendido en la zona de epoxidación según (b). Un catalizador de metal noble adecuado comprende preferiblemente uno o más de paladio, platino, plata, oro, rodio, iridio, rutenio y osmio. Preferiblemente, el catalizador de metal noble comprende paladio. El catalizador de metal noble está soportado preferiblemente sobre un portador, en el que el portador comprende preferiblemente uno o más de SiO2 , AhO3 , B2O3 , GeO2 , Ga2O3 , ZrO2, TiO2 , MgO, carbono y una o más zeolitas, preferiblemente una o más zeolitas de titanio. Más preferiblemente, el portador comprende el catalizador de epoxidación que comprende una zeolita de titanio. Si se prepara peróxido de hidrógeno en la zona de epoxidación según (b) in situ a partir de hidrógeno y oxígeno, la corriente proporcionada en (a) comprende propeno y preferiblemente propano, hidrógeno, oxígeno, agua y acetonitrilo.
Según (b), la corriente de alimentación líquida proporcionada en (a) se hace pasar a una zona de epoxidación. Generalmente, no hay restricciones específicas con respecto al diseño de la zona de epoxidación siempre que sea adecuada para llevar a cabo una reacción de epoxidación, preferiblemente continua. Preferiblemente, la zona de epoxidación según (b) comprende una o más subzonas de epoxidación en la que una subzona de epoxidación dada consiste preferiblemente en uno o más reactores de epoxidación en los que, con respecto al diseño del uno o más reactores de epoxidación, no existen restricciones específicas siempre que los reactores sean adecuados para llevar a cabo una reacción de epoxidación, preferiblemente continua.
Preferiblemente, la zona de epoxidación según (b) comprende una primera subzona de epoxidación que consiste en uno o más reactores de epoxidación A. El término “primera subzona de epoxidación” tal como se usa en este contexto de la presente invención se refiere a la subzona de epoxidación a la que se hace pasar la corriente de alimentación líquida proporcionada en (a), en la que la zona de epoxidación de (b) puede comprender subzonas de epoxidación adicionales que están dispuestas aguas abajo de la primera subzona de epoxidación. Si la primera subzona de epoxidación consiste en dos o más reactores de epoxidación A, se prefiere que los dos o más reactores de epoxidación A estén dispuestos en paralelo. En este caso, se prefiere que en (b) la corriente de alimentación líquida proporcionada en (a) se haga pasar a al menos uno de los reactores de epoxidación A. Es posible, por ejemplo, que, mientras que la corriente de alimentación líquida proporcionada en (a) se hace pasar a al menos uno de los reactores de epoxidación A, al menos uno de los reactores A se ponga fuera de servicio, por ejemplo para fines de mantenimiento y/o para regenerar el catalizador comprendido en el al menos uno de los reactores A. Si la primera subzona de epoxidación comprende dos o más reactores de epoxidación A, los reactores en funcionamiento se hacen funcionar de manera esencialmente idéntica de modo que en cada reactor de epoxidación A en funcionamiento, una condición de epoxidación dada está en el mismo intervalo en cada reactor.
Las condiciones de epoxidación según (b) comprenden una temperatura de epoxidación TN, en la que TN es la temperatura de un medio de transferencia de calor usado para ajustar la temperatura de la mezcla de reacción en la primera subzona de reacción de epoxidación según (b) en la que se prefiere que dicha temperatura se ajuste haciendo pasar el medio de transferencia de calor a través de una camisa del uno o más reactores de epoxidación A, en la que TN es preferiblemente la temperatura del medio de transferencia de calor antes de ajustar la temperatura de la mezcla de reacción, preferiblemente la temperatura del medio de transferencia de calor en la entrada de la camisa del uno o más reactores de epoxidación A. Si la primera subzona de epoxidación comprende dos o más reactores de epoxidación A, la temperatura de epoxidación TN se refiere a la temperatura de epoxidación TN de un reactor A dado en funcionamiento de la primera subzona de epoxidación.
Preferiblemente, las condiciones de epoxidación según (b) comprenden una primera presión de reacción de epoxidación en el intervalo de desde 1,4 hasta 10 MPa (de 14 a 100 bares), más preferiblemente en el intervalo de desde 1,5 hasta 3,2 MPa (de 15 a 32 bares), más preferiblemente en el intervalo de desde 1,5 hasta 2,5 MPa (de 15 a 25 bares). La primera presión de reacción de epoxidación se define como la presión absoluta a la salida de la primera subzona de epoxidación. Si la primera subzona de epoxidación comprende dos o más reactores de epoxidación A, la primera presión de reacción de epoxidación se refiere a las presiones absolutas a la salida de un reactor A dado en funcionamiento de la primera subzona de epoxidación.
Según una primera realización preferida de la presente invención, la zona de epoxidación según (b) consiste en la primera subzona de epoxidación.
Según una segunda realización preferida de la presente invención, la zona de epoxidación según (b) comprende adicionalmente una segunda subzona de epoxidación que consiste en uno o más reactores de epoxidación B en la que, si la segunda subzona de epoxidación comprende dos o más reactores de epoxidación B, los dos o más reactores de epoxidación B están dispuestos en paralelo, en la que la segunda subzona de epoxidación está dispuesta aguas abajo
de la primera subzona de epoxidación. En este caso, se prefiere que, en (b), la corriente de efluente obtenida de la primera subzona de epoxidación, opcionalmente después de un tratamiento intermedio adecuado, se haga pasar a al menos uno de los reactores de epoxidación B. Es posible, por ejemplo, que, mientras que la corriente de efluente obtenida de la primera subzona de epoxidación, opcionalmente después de un tratamiento intermedio adecuado, se hace pasar a al menos uno de los reactores de epoxidación B, al menos uno de los reactores B se ponga fuera de servicio, por ejemplo para fines de mantenimiento y/o para regenerar el catalizador comprendido en el al menos uno de los reactores B. Si la segunda subzona de epoxidación comprende dos o más reactores de epoxidación B, los reactores en funcionamiento se hacen funcionar de manera esencialmente idéntica de modo que en cada reactor de epoxidación B en funcionamiento, una condición de epoxidación dada está en el mismo intervalo en cada reactor. Generalmente, es concebible que, además de la primera subzona de epoxidación y la segunda subzona de epoxidación, la zona de epoxidación según (b) comprenda al menos una subzona de epoxidación adicional dispuesta aguas abajo de la segunda subzona de epoxidación. Preferiblemente, según la segunda realización preferida de la presente invención, la zona de epoxidación según (b) consiste en la primera subzona de epoxidación y la segunda subzona de epoxidación.
Preferiblemente, las condiciones de epoxidación según (b) comprenden una segunda presión de reacción de epoxidación en el intervalo de desde 1,4 hasta 10 MPa (de 14 a 100 bares), preferiblemente en el intervalo de desde 1,45 hasta 3,2 MPa (de 14,5 a 32 bares), más preferiblemente en el intervalo de desde 1,5 hasta 2,5 MPa (de 15 a 25 bares). La segunda presión de reacción de epoxidación se define como la presión absoluta a la salida de la segunda subzona de epoxidación. Si la segunda subzona de epoxidación comprende dos o más reactores de epoxidación B, la segunda presión de reacción de epoxidación se refiere a las presiones absolutas a la salida de un reactor B dado en funcionamiento de la segunda subzona de epoxidación.
Preferiblemente, las condiciones de epoxidación según (b) comprenden una carga de catalizador de epoxidación en la segunda subzona de epoxidación en el intervalo de desde 0,001 hasta 0,5 h-1, más preferiblemente en el intervalo de desde 0,005 hasta 0,3 h-1, más preferiblemente en el intervalo de desde 0,01 hasta 0,2 h-1, en la que la carga de catalizador de epoxidación se define como la razón de la velocidad de flujo másico en kg/h de peróxido de hidrógeno contenido en la corriente de alimentación que se hizo pasar a la segunda subzona de epoxidación con respecto a la cantidad en kg de catalizador de epoxidación que comprende una zeolita de titanio comprendida en la segunda subzona de epoxidación según (b).
Preferiblemente, la temperatura de la mezcla de reacción en la segunda subzona de reacción de epoxidación no se ajusta haciendo pasar un medio de transferencia de calor a través de una camisa del uno o más reactores de epoxidación B. Más preferiblemente, la segunda subzona de epoxidación es una subzona de epoxidación esencialmente adiabática. Más preferiblemente, la segunda subzona de epoxidación es una subzona de epoxidación adiabática.
Según (b), la corriente de alimentación líquida proporcionada en (a) se hace pasar a una zona de epoxidación que comprende un catalizador de epoxidación que comprende una zeolita de titanio. Preferiblemente, la zeolita de titanio comprendida en el catalizador de epoxidación es una zeolita de titanio que tiene una estructura de armazón de ABW, ACO, AEI, AEL, AEN, AET, AFG, AFI, AFN, AFO, AFR, AFS, AFT, AFX, AFY, AHT, ANA, APC, APD, AST, ASV, ATN, ATO, ATS, ATT, ATV, AWO, AWW, BCT, BEA, BEC, BIK, BOG, BPH, BRE, CAN, CAS, CDO, CFI, CGF, CGS, CHA, CHI, CLO, CON, CZP, DAC, DDR, DFO, DFT, DOH, DON, EAB, EDI, EMT, EPI, ERI, ESV, ETR, EUO, FAU, FER, FRA, GIS, GIU, GME, GON, GOO, HEU, IFR, ISV, ITE, ITH, ITW, IWR, IWW, JBW, KFI, LAU, LEV, LIO, LOS, LOV, LTA, LTL, LTN, MAR, MAZ, MEI, MEL, MEP, MER, MMFI, MFS, MON, MOR, MSO, MTF, MTN, MTT, MTW, MWW, NAB, NAT, NEES, NON, NPO, OBW, OFF, OSI, OSO, PAR, PAU, PHI, PON, RHO, RON, RRO, RSN, RTE, RTH, RUT, RWR, RWY, SAO, SAS, SAT, SAV, SBE, SBS, SBT, SFE, SFF, SFG, SFH, SFN SFO, SGT, SOD, SSY, STF, STI, STT, TER, THO, TON, TSC, UEI, UFI, UOZ, USI, UTL, VET, VFI, VNI, VSV, WEI, WEN, YUG, ZON o una estructura mixta de dos o más de estas estructuras de armazón, preferiblemente una zeolita de titanio que tiene una estructura de armazón de MFI, una estructura de armazón de MEL, una estructura de armazón de MWW, una estructura de armazón de ITQ, una estructura de armazón de BEA, una estructura de armazón de MOR o una estructura mixta de dos o más de estas estructuras de armazón, preferiblemente una estructura de armazón de MWW.
Más preferiblemente, la zeolita de titanio, preferiblemente la zeolita de titanio que tiene una estructura de armazón de MWW, comprende al menos uno de Al, B, Zr, V, Nb, Ta, Cr, Mo, W, Mn, Fe, Co, Ni, Zn, Ga, Ge, En, Sn, Pb, Pd, Pt, Au, preferiblemente al menos uno de B, Zr, V, Nb, Ta, Cr, Mo, W, Mn, Fe, Co, Ni, Zn, Ga, Ge, En, Sn, Pb, Pd, Pt, Au, más preferiblemente Zn.
En una realización preferida, la zeolita de titanio es un material zeolítico libre de aluminio de estructura de armazón de MWW, que contiene titanio, preferiblemente en una cantidad de desde el 0,5 al 5% en peso, más preferiblemente desde el 1 hasta el 2% en peso, calculado como titanio elemental y basándose en el peso total de la zeolita que contiene titanio, y que contiene zinc, preferiblemente en una cantidad de desde el 0,5 hasta el 5% en peso, preferiblemente desde el 1 hasta el 2% en peso, calculado como zinc elemental y basándose en el peso total de la zeolita que contiene titanio. El término “libre de aluminio”, en el contexto de la presente invención, se refiere a una realización según la cual el contenido de aluminio del material zeolítico es de 0,05 ppm en peso como máximo, preferiblemente 0,03 ppm en peso como máximo, más preferiblemente 0,02 ppm en peso como máximo, basándose en el peso total de material zeolítico. Los valores de % en peso se refieren a una realización según la cual el material zeolítico está en estado seco, preferiblemente tras secarse durante al menos diez horas a 80°C a una presión de menos de 1013,25 hPa. El catalizador de epoxidación que comprende una zeolita de titanio puede emplearse en toda forma concebible, incluyendo
un polvo, un micropolvo, preferiblemente un polvo de pulverización, como una pieza moldeada que comprende un polvo o como una pieza moldeada que comprende un micropolvo, preferiblemente un polvo de pulverización. Preferiblemente, el catalizador que comprende la zeolita de titanio se emplea como una pieza moldeada que comprende un polvo o un micropolvo, preferiblemente un polvo de pulverización, más preferiblemente como una pieza moldeada que comprende un micropolvo, preferiblemente un polvo de pulverización. Más preferiblemente, el catalizador que comprende la zeolita de titanio está presente en la zona de epoxidación como una pieza moldeada, preferiblemente como un catalizador de lecho fluidizado o un catalizador de lecho fijo, más preferiblemente como un catalizador de lecho fijo.
El procedimiento es preferiblemente un procedimiento continuo.
La presente invención se ilustra además mediante el siguiente conjunto de realizaciones y combinaciones de realizaciones que resultan de las dependencias y retrorreferencias dadas.
1. Un procedimiento para purificar óxido de propileno, que comprende
(i) proporcionar una corriente S0 que comprende óxido de propileno, acetonitrilo, agua y un compuesto orgánico que comprende un grupo carbonilo -C(=O)-, en el que dicho compuesto orgánico que comprende un grupo carbonilo -C(=O)- comprende uno o más de acetona y propionaldehído;
(ii) separar óxido de propileno de la corriente S0 mediante destilación, que comprende someter la corriente S0 a condiciones de destilación en una columna de destilación, obteniendo una corriente superior gaseosa S1c que está enriquecida en óxido de propileno en comparación con la corriente S0, una corriente de cola líquida S1a que está enriquecida en acetonitrilo y agua en comparación con la corriente S0 y una corriente lateral S1b que comprende óxido de propileno que está enriquecida en el compuesto de carbonilo en comparación con la corriente S0;
en el que la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna de destilación en el intervalo de desde 0,01 hasta 0,2 MPa (de 0,1 a 2 bares) y una razón de reflujo interno en el intervalo de desde 2,0 hasta 6,0;
en el que la columna de destilación presenta al menos 100 placas teóricas, la sección de rectificación de la columna de destilación consiste en desde el 30 hasta el 70%, preferiblemente de desde el 40 hasta el 60% de las placas teóricas y la sección de separación de la columna de destilación consiste en desde el 70 hasta el 30%, preferiblemente de desde el 60 hasta el 40% de las placas teóricas.
2. El procedimiento de la realización 1, en el que la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna de destilación en el intervalo de desde 0,02 hasta 0,15 MPa (de 0,2 a 1,5 bares), preferiblemente en el intervalo de desde 0,03 hasta 0,1 MPa (de 0,3 a 1,0 bares) más preferiblemente en el intervalo de desde 0,045 hasta 0,055 MPa (de 0,45 a 0,55 bares).
3. El procedimiento de la realización 1 o 2, en el que la columna de destilación se hace funcionar a una razón de reflujo en el intervalo de desde 2,0 hasta 5,5, preferiblemente en el intervalo de desde 3,0 hasta 5,0, más preferiblemente en el intervalo de desde 3,5 hasta 4,5.
4. El procedimiento de una cualquiera de las realizaciones 1 a 3, en el que la columna de destilación presenta desde 100 hasta 150, preferiblemente desde 105 hasta 145, más preferiblemente desde 110 hasta 140, más preferiblemente desde 115 hasta 135, más preferiblemente desde 120 hasta 130 placas teóricas.
5. El procedimiento de una cualquiera de las realizaciones 1 a 4, en el que la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna en el intervalo de desde 0,45 hasta 0,55 bares y una razón de reflujo en el intervalo de desde 3,5 hasta 4,5, y en el que la columna de destilación presenta desde 120 hasta 130 placas teóricas.
6. El procedimiento de una cualquiera de las realizaciones 1 a 5, en el que la corriente lateral S1b se retira de la sección de rectificación de la columna de destilación.
7. El procedimiento de una cualquiera de las realizaciones 1 a 6, en el que la corriente lateral S1b se retira de la sección de rectificación de la columna de destilación en una posición que está al menos 1 placa teórica por debajo de la sección de separación de la columna de destilación.
8. El procedimiento de una cualquiera de las realizaciones 1 a 7, en el que la corriente lateral S1b se retira de la sección de rectificación de la columna de destilación en una posición que está desde 1 hasta 20, preferiblemente desde 2 hasta 19, más preferiblemente desde 3 hasta 18, más preferiblemente desde 4 hasta 17, más preferiblemente desde 5 hasta 16, más preferiblemente desde 5 hasta 15 placas teóricas por debajo de la sección de separación de la columna de destilación.
9. El procedimiento de una cualquiera de las realizaciones 1 a 8, en el que el compuesto orgánico que comprende un grupo carbonilo comprendido en la corriente S0 comprende además uno o más aldehídos adicionales, una o más cetonas adicionales, o una mezcla de uno o más aldehidos adicionales y una o más cetonas adicionales.
10. El procedimiento de una cualquiera de las realizaciones 1 a 9, en el que el compuesto orgánico que comprende un grupo carbonilo comprendido en la corriente S0 comprende además uno o más de acetaldehído, formaldehído, buti raldehído, isobutiraldehído, 2-butanona, 1-pentanal, 2-pentanona, 3-pentanona, 2-metilpentanona, preferiblemente uno o más de acetaldehído, formaldehído, buti raldehído, isobutiraldehído, más preferiblemente al menos acetaldehído.
11. El procedimiento de una cualquiera de las realizaciones 1 a 10, en el que al menos el 95% en peso, preferiblemente al menos el 98% en peso, más preferiblemente al menos el 99% en peso de la corriente S0 consiste en óxido de propileno, acetonitrilo, agua y el compuesto orgánico que comprende un grupo carbonilo. 12. El procedimiento de una cualquiera de las realizaciones 1 a 11, en el que la corriente S0 comprende el óxido de propileno en una cantidad de desde el 5 hasta el 15% en peso, preferiblemente desde el 8 hasta el 12% en peso, basándose en el peso total de la corriente S0; el acetonitrilo en una cantidad de desde el 60 hasta el 80% en peso, preferiblemente desde el 65 hasta el 75% en peso, basándose en el peso total de la corriente S0; el agua en una cantidad de desde el 10 hasta el 25% en peso, preferiblemente desde el 17 hasta el 21% en peso, basándose en el peso total de la corriente S0; propionaldehído en una cantidad de desde 100 hasta 300 ppm en peso, preferiblemente desde 150 hasta 250 ppm en peso, basándose en el peso total de la corriente S0; acetona en una cantidad de desde 60 hasta 200 ppm en peso, preferiblemente desde 80 hasta 120 ppm en peso, basándose en el peso total de la corriente S0; y acetaldehído en una cantidad de desde 80 hasta 300 ppm en peso, preferiblemente desde 100 hasta 200 ppm en peso, basándose en el peso total de la corriente S0.
13. El procedimiento de una cualquiera de las realizaciones 1 a 12, en el que la corriente S0 puede obtenerse o se obtiene mediante un procedimiento que comprende
(a) proporcionar una corriente que comprende propeno y preferiblemente propano, peróxido de hidrógeno o una fuente de peróxido de hidrógeno, agua y acetonitrilo;
(b) hacer pasar la corriente de alimentación líquida proporcionada en (a) a una zona de epoxidación que comprende un catalizador de epoxidación que comprende una zeolita de titanio, y someter la corriente de alimentación líquida a condiciones de reacción de epoxidación en la zona de epoxidación, obteniendo una mezcla de reacción que comprende propeno y preferiblemente propano, óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo;
(c) retirar una corriente de efluente de la zona de epoxidación, comprendiendo la corriente de efluente óxido de propileno, agua, acetonitrilo, propeno y preferiblemente propano, y el compuesto orgánico que comprende un grupo carbonilo;
(d) separar propeno y preferiblemente propano de la corriente de efluente mediante destilación, que comprende someter la corriente de efluente a condiciones de destilación en una unidad de destilación, obteniendo una corriente gaseosa que está enriquecida en propeno y preferiblemente propano en comparación con la corriente de efluente sometida a condiciones de destilación, y una corriente de cola líquida que está enriquecida en óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo en comparación con la corriente de efluente sometida a condiciones de destilación;
en el que dicha corriente de cola líquida obtenida según (d) es la corriente S0.
14. El procedimiento de una cualquiera de las realizaciones 1 a 12, en el que proporcionar la corriente S0 según (i) comprende
(a) proporcionar una corriente que comprende propeno y preferiblemente propano, peróxido de hidrógeno o una fuente de peróxido de hidrógeno, agua y acetonitrilo;
(b) hacer pasar la corriente de alimentación líquida proporcionada en (a) a una zona de epoxidación que comprende un catalizador de epoxidación que comprende una zeolita de titanio, y someter la corriente de alimentación líquida a condiciones de reacción de epoxidación en la zona de epoxidación, obteniendo una mezcla de reacción que comprende propeno y preferiblemente propano, óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo;
(c) retirar una corriente de efluente de la zona de epoxidación, comprendiendo la corriente de efluente óxido de propileno, agua, acetonitrilo, propeno y preferiblemente propano, y el compuesto orgánico que comprende un grupo carbonilo;
(d) separar propeno y preferiblemente propano de la corriente de efluente mediante destilación, que comprende someter la corriente de efluente a condiciones de destilación en una unidad de destilación, obteniendo una corriente gaseosa que está enriquecida en propeno y preferiblemente propano en comparación con la corriente de efluente sometida a condiciones de destilación, y una corriente de cola líquida que está enriquecida en óxido de propileno, agua, acetonitrilo y el compuesto orgánico que
comprende un grupo carbonilo en comparación con la corriente de efluente sometida a condiciones de destilación;
en el que dicha corriente de cola líquida obtenida según (d) es la corriente S0.
15. El procedimiento de la realización 13 o 14, en el que la corriente de efluente retirada según (c) comprende además oxígeno, en el que (d) comprende separar oxígeno, propeno y preferiblemente propano de la corriente de efluente mediante destilación, que comprende someter la corriente de efluente a condiciones de destilación en una unidad de destilación, obteniendo una corriente gaseosa que está enriquecida en oxígeno, propeno y preferiblemente propano en comparación con la corriente de efluente sometida a condiciones de destilación, y una corriente de cola líquida que está enriquecida en óxido de propileno, agua y acetonitrilo en comparación con la corriente de efluente sometida a condiciones de destilación.
16. El procedimiento de una cualquiera de las realizaciones 13 a 15, en el que, antes de (d), la corriente de efluente retirada según (c) se despresuriza.
17. El procedimiento de la realización 16, en el que, a partir de la despresurización de la corriente de efluente, se obtienen una corriente gaseosa y una corriente líquida y en el que preferiblemente las corrientes gaseosa y líquida se hacen pasar por separado a la unidad de destilación, preferiblemente la torre de destilación, empleada según (d), más preferiblemente a diferentes placas teóricas de la torre de destilación empleada según (d).
18. El procedimiento de una cualquiera de las realizaciones 1 a 17, en el que la corriente superior S1c obtenida en (ii) contiene al menos el 99,00% en peso, más preferiblemente al menos el 99,50% en peso, más preferiblemente al menos el 99,80% en peso de óxido de propileno basándose en el peso total de la corriente S1c.
19. El procedimiento de una cualquiera de las realizaciones 1 a 18, en el que la corriente superior S1c obtenida en (ii) contiene como máximo 50 ppm en peso, preferiblemente como máximo 25 ppm en peso, más preferiblemente como máximo 20 ppm en peso del compuesto orgánico que comprende un grupo carbonilo basándose en el peso total de la corriente S1c.
20. El procedimiento de una cualquiera de las realizaciones 1 a 19, en el que la corriente superior S1c obtenida en (ii) contiene menos de 20 ppm en peso, preferiblemente menos de 15 ppm en peso de propionaldehído basándose en el peso total de la corriente S1c.
21. El procedimiento de una cualquiera de las realizaciones 1 a 20, en el que la corriente superior S1c obtenida en (ii) contiene menos de 10 ppm en peso, preferiblemente menos de 5 ppm en peso de acetona basándose en el peso total de la corriente S1c.
22. El procedimiento de una cualquiera de las realizaciones 1 a 21, en el que la corriente superior S1c obtenida en (ii) contiene como máximo 100 ppm en peso, preferiblemente como máximo 75 ppm en peso, más preferiblemente como máximo 50 ppm en peso de agua basándose en el peso total de la corriente S1c.
23. El procedimiento de una cualquiera de las realizaciones 1 a 22, en el que la corriente superior S1c obtenida en (ii) comprende el óxido de propileno en una cantidad de al menos el 99,00% en peso, más preferiblemente al menos el 99,50% en peso, más preferiblemente al menos el 99,80% en peso de óxido de propileno, basándose en el peso total de la corriente S1c; el compuesto orgánico que comprende un grupo carbonilo en una cantidad de como máximo 50 ppm en peso, preferiblemente como máximo 25 ppm en peso, más preferiblemente como máximo 20 ppm en peso, basándose en el peso total de la corriente S1c; y agua en una cantidad de como máximo 100 ppm en peso, preferiblemente como máximo 75 ppm en peso, más preferiblemente como máximo 50 ppm en peso, basándose en el peso total de la corriente S1c.
24. El procedimiento de una cualquiera de las realizaciones 1 a 23, en el que la corriente superior S1c obtenida en (ii) comprende el óxido de propileno en una cantidad de al menos el 99,00% en peso, más preferiblemente al menos el 99,50% en peso, más preferiblemente al menos el 99,80% en peso de óxido de propileno, basándose en el peso total de la corriente S1c; propionaldehído en una cantidad de menos de 20 ppm en peso, preferiblemente menos de 15 ppm en peso, basándose en el peso total de la corriente S1c; acetona en una cantidad de menos de 10 ppm en peso, preferiblemente menos de 5 ppm en peso, basándose en el peso total de la corriente S1c; y agua en una cantidad de como máximo 100 ppm en peso, preferiblemente como máximo 75 ppm en peso, más preferiblemente como máximo 50 ppm en peso, basándose en el peso total de la corriente S1c.
25. El procedimiento de una cualquiera de las realizaciones 1 a 24, en el que la corriente de cola S1a contiene el compuesto orgánico que comprende un grupo carbonilo en una cantidad de como máximo 20 ppm en peso, preferiblemente como máximo 10 ppm en peso, más preferiblemente como máximo 2 ppm en peso, basándose en el peso de S1a.
26. El procedimiento de una cualquiera de las realizaciones 1 a 25, en el que la corriente de cola S1a contiene propionaldehído en una cantidad de como máximo 10 ppm en peso, preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso, basándose en el peso de S1a.
27. El procedimiento de una cualquiera de las realizaciones 1 a 26, en el que la corriente de cola S1a contiene acetona en una cantidad de como máximo 10 ppm en peso, preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso, basándose en el peso de S1a.
28. El procedimiento de una cualquiera de las realizaciones 1 a 27, en el que al menos el 95% en peso de la corriente de cola S1a consiste en acetonitrilo y agua, en el que, preferiblemente, la razón en peso de acetonitrilo con respecto a agua en la corriente S1a es mayor de 1:1.
29. El procedimiento de una cualquiera de las realizaciones 1 a 28, en el que la corriente de cola S1a contiene como máximo 10 ppm en peso, preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso del óxido de propileno, basándose en el peso de S1a.
30. El procedimiento de una cualquiera de las realizaciones 1 a 29, en el que la corriente de cola S1a comprende el acetonitrilo en una cantidad de desde el 70 hasta el 80% en peso, basándose en el peso de S1a; agua en una cantidad de desde el 10 hasta el 30% en peso basándose en el peso de la corriente S1a; como máximo 10 ppm en peso, preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso del óxido de propileno, basándose en el peso de la corriente S1a; y cada uno de propionaldehído y acetona en una cantidad de como máximo 10 ppm en peso, preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso, basándose en el peso de la corriente S1a.
31. El procedimiento de una cualquiera de las realizaciones 1 a 30, en el que una parte de la corriente de cola S1a se introduce en la unidad de destilación empleada para la separación en (d) según una cualquiera de las realizaciones 13 a 15 como agente de extracción, preferiblemente en la parte superior de la unidad de destilación.
32. El procedimiento de una cualquiera de las realizaciones 1 a 31, en el que la corriente lateral S1b comprende el compuesto orgánico que comprende un grupo carbonilo en una cantidad de > 10% en peso, preferiblemente > 15% en peso; basándose en el peso total de la corriente lateral S1b; en el que el compuesto orgánico que comprende un grupo carbonilo comprende preferiblemente propionaldehído en una cantidad de >10% en peso basándose en el peso total de la corriente lateral S1b y acetona en una cantidad de >5% en peso basándose en el peso total de la corriente lateral S1b.
33. El procedimiento de una cualquiera de las realizaciones 1 a 32, en el que al menos el 95% en peso, preferiblemente al menos el 98% en peso, más preferiblemente al menos el 99% en peso de la corriente lateral S1b consiste en óxido de propileno, acetonitrilo, agua y el compuesto orgánico que comprende un grupo carbonilo. 34. El procedimiento de una cualquiera de las realizaciones 1 a 33, en el que la corriente lateral S1b comprende el óxido de propileno en una cantidad de desde el 60 hasta el 80% en peso, preferiblemente desde el 65 hasta el 75% en peso, basándose en el peso total de la corriente lateral S1b; el acetonitrilo en una cantidad de desde el 2 hasta el 6% en peso, preferiblemente desde el 3,5 hasta el 5,5% en peso, basándose en el peso total de la corriente lateral S1b; el compuesto orgánico que comprende un grupo carbonilo en una cantidad de desde el 10 hasta el 30% en peso, preferiblemente desde el 15 hasta el 25% en peso; basándose en el peso total de la corriente lateral S1b; en el que el compuesto orgánico que comprende un grupo carbonilo comprende preferiblemente propionaldehído en una cantidad de desde el 10 hasta el 20% en peso, preferiblemente desde el 12 hasta el 16% en peso, basándose en el peso total de la corriente lateral S1b, y acetona en una cantidad de desde el 5 hasta el 10% en peso, preferiblemente desde el 5 hasta el 9% en peso, basándose en el peso total de la corriente lateral S1b.
35. El procedimiento de una cualquiera de las realizaciones 1 a 34, que es un procedimiento continuo.
La presente invención se ilustra además mediante los siguientes ejemplos de referencia, ejemplos comparativos y ejemplos.
Ejemplos
Ejemplo de referencia 1: Preparación de un catalizador que comprende una zeolita de titanio que tiene un tipo de armazón MWW
1.1 Preparación de zeolita que contiene boro de estructura MWW (BMWW)
Un reactor de tanque agitado de 2 m3 se cargó en primer lugar con 470,4 kg de agua desionizada. Después de poner en marcha el agitador a 70 rpm, se añadió ácido bórico (162,5 kg) y se agitó la suspensión durante 3 h. Posteriormente, se añadió piperidina (272,5 kg) de una vez provocando que la temperatura se elevara desde 28°C hasta 46°C. A esta disolución se le añadió sílice coloidal (Ludox® AS040, 392,0 kg). Entonces se calentó el reactor lentamente hasta 170°C en el plazo de 5 horas y entonces se mantuvo a esta temperatura bajo agitación durante 120 horas. La presión máxima durante la reacción fue de 0,93 MPa (9,3 bares). Después de eso, se enfrió el reactor hasta 50°C. El gel obtenido tenía un pH de 11,3 y una viscosidad de 15 mPa •s a 20°C. Entonces se filtró el gel y se lavó la torta de filtro con agua desionizada hasta que la conductividad de los lavados estaba por debajo de 500 microSiemens/cm. Entonces se suspendió la torta de filtro en agua desionizada y se secó por pulverización la suspensión a 235°C usando nitrógeno como gas portador. El polvo blanco obtenido (174,3 kg) contenía el 3,5% en peso de agua. Entonces se calcinó este
polvo blanco a 650°C en un horno rotatorio para dar 138,2 kg de zeolita que contiene boro de tipo de estructura MWW (BMWW) como un polvo blanco.
1.2 Desboración de BMWW con agua
Un reactor de tanque agitado de 5 m3 se cargó con 125 kg del BMWW obtenido según la etapa previa 1.1 y 3750 kg de agua desionizada. Entonces se calentó el reactor lentamente hasta 100°C en el plazo de 1 hora bajo agitación a 70 rpm, y entonces se mantuvo a esta temperatura durante 20 horas y finalmente se enfrió hasta una temperatura por debajo de 50°C antes de filtrarse. Entonces se lavó la torta de filtro con agua desionizada hasta que los lavados tenían una conductividad por debajo de 15 microSiemens/cm. Entonces se secó la torta de filtro durante 6 horas bajo una corriente de nitrógeno. Entonces se retiró la torta de filtro y se suspendió en 850 kg de agua desionizada. Entonces se secó por pulverización esta suspensión a 235°C usando nitrógeno como gas portador. El material secado por pulverización pesaba 118,5 kg y contenía el 42,5% en peso de Si, el 0,06% en peso de B y el 0,23% en peso de C (carbono orgánico total, COT).
1.3 Preparación de zeolita que contiene titanio de tipo de estructura MWW (TiMWW)
Un reactor de tanque agitado de 2 m3 se cargó en primer lugar con 111,2 kg del material secado por pulverización de la etapa previa 1.2. En un reactor de tanque agitado de 2 m3 separado, se colocaron 400 kg de agua desionizada. Después de poner en marcha el agitador a 80 rpm, se añadió piperidina (244,0 kg). Tras finalizarse la adición de piperidina, se agitó la mezcla durante 5 minutos antes de que se añadiera ortotitanato de tetrabutilo (22,4 kg). La tubería a través de la cual se añadió el titanato se lavó entonces con 40 kg de agua desionizada. Entonces se agitó la mezcla durante 1 hora antes de añadirse al primer reactor de tanque agitado que contenía el polvo secado por pulverización bajo agitación (50 rpm). Entonces se calentó el reactor hasta 170°C y se mantuvo a esta temperatura durante 120 h antes de enfriarse hasta 50°C. La presión máxima durante la reacción fue de 1,06 MPa (10,6 bares). Entonces se filtró la suspensión enfriada y se lavó la torta de filtro con agua desionizada hasta que los lavados tenían una conductividad por debajo de 1300 microSiemens/cm y un valor de pH aproximadamente neutro. Entonces se secó la torta de filtro bajo una corriente de nitrógeno durante 6 horas. La torta de filtro que contenía aproximadamente el 80% en peso de agua se usó directamente para la siguiente etapa. La torta de filtro de la etapa previa y 1000 kg de agua desionizada se cargaron en un reactor de tanque agitado de 2 m3. Entonces se añadieron 1900 kg de ácido nítrico (al 53% en peso en agua) bajo agitación a 70 rpm. Entonces se calentó el reactor hasta 100°C y se mantuvo a esta temperatura durante 20 horas antes de enfriarse hasta 50°C. Entonces se filtró la suspensión obtenida y se lavó la torta de filtro con agua desionizada hasta que la conductividad estaba por debajo de 10 microSiemens/cm y los lavados eran aproximadamente neutros. Posteriormente, se secó la torta de filtro bajo una corriente de nitrógeno durante 6 horas. Entonces se suspendió esta torta de filtro en agua y se secó por pulverización a 235°C usando nitrógeno como gas portador. Se obtuvieron 96 kg de un polvo secado por pulverización. Entonces se calcinó este material en un horno rotatorio a 650°C. Se obtuvieron 84 kg de zeolita de titanio de tipo de estructura MWW (TiMWW) como un polvo que contenía el 43% en peso de Si, el 2,0% en peso de Ti y el 0,2% en peso de C (COT). El volumen de poro determinado por porosimetría de Hg según la norma DIN 66133 era de 7,3 ml/g y el área de superficie BET determinada según la norma DlN 66131 era de 467 m2/g.
1.4 Preparación de un TiMWW que contiene zinc (ZnTiMWW) mediante impregnación
a) En un recipiente equipado con un condensador de reflujo, se preparó una disolución de 981 kg de agua desionizada y 6,0 kg de acetato de zinc dihidratado en el plazo de 30 min. Bajo agitación (40 r.p.m.), se suspendieron 32,7 kg del material de Ti-MWW calcinado obtenido según 1.3 anteriormente. El recipiente se cerró posteriormente y el condensador de reflujo se puso en funcionamiento. Se aumentó la velocidad de agitación hasta 70 r.p.m.
b) En un recipiente equipado con un condensador de reflujo, se preparó una disolución de 585 kg agua desionizada y 3,58 kg acetato de zinc dihidratado en el plazo de 30 min. Bajo agitación (40 r.p.m.), se suspendieron 19,5 kg del material de Ti-MWW calcinado obtenido según 1.3 anteriormente. Se cerró el recipiente posteriormente y el condensador de reflujo se puso en funcionamiento. Se aumentó la velocidad de agitación hasta 70 r.p.m.
En todos los lotes a) y b), la mezcla en el recipiente se calentó hasta 100°C en el plazo de 1 h y se mantuvo bajo reflujo durante 2 h a una velocidad de agitación de 70 r.p.m. Entonces, se enfrió la mezcla en el plazo de 2 h hasta una temperatura de menos de 50°C. Para cada lote a) y b), se sometió la suspensión enfriada a filtración y se transfirieron las aguas madre a la descarga de agua de desecho. Se lavó la torta de filtro cinco veces con agua desionizada bajo una presión de nitrógeno de 0,25 MPa (2,5 bares). Después de la última etapa de lavado, se secó la torta de filtro en una corriente de nitrógeno durante 10 h. En total, se obtuvieron 297 kg de la torta de filtro secada con nitrógeno. El material de TiMWW impregnado con Zn (ZnTiMWW) así secado tenía un contenido de Si del 42% en peso, un contenido de Ti del 1,8% en peso, un contenido de Zn del 1,3% en peso. A partir de 297 kg de la mezcla de la torta de filtro obtenida anteriormente, se preparó una suspensión acuosa con agua desionizada, teniendo la suspensión un contenido sólido del 15% en peso. Se sometió esta suspensión a secado por pulverización en una torre de pulverización con las siguientes condiciones de secado por pulverización:
- aparato usado: torre de pulverización con una boquilla
- modo de funcionamiento: nitrógeno puro
configuración: deshumidificador - filtro - depurador
dosificación: boquilla de bomba de tubo flexible VF 10 (proveedor: Verder) con
un diámetro de 4 mm (proveedor: Niro)
mat 2
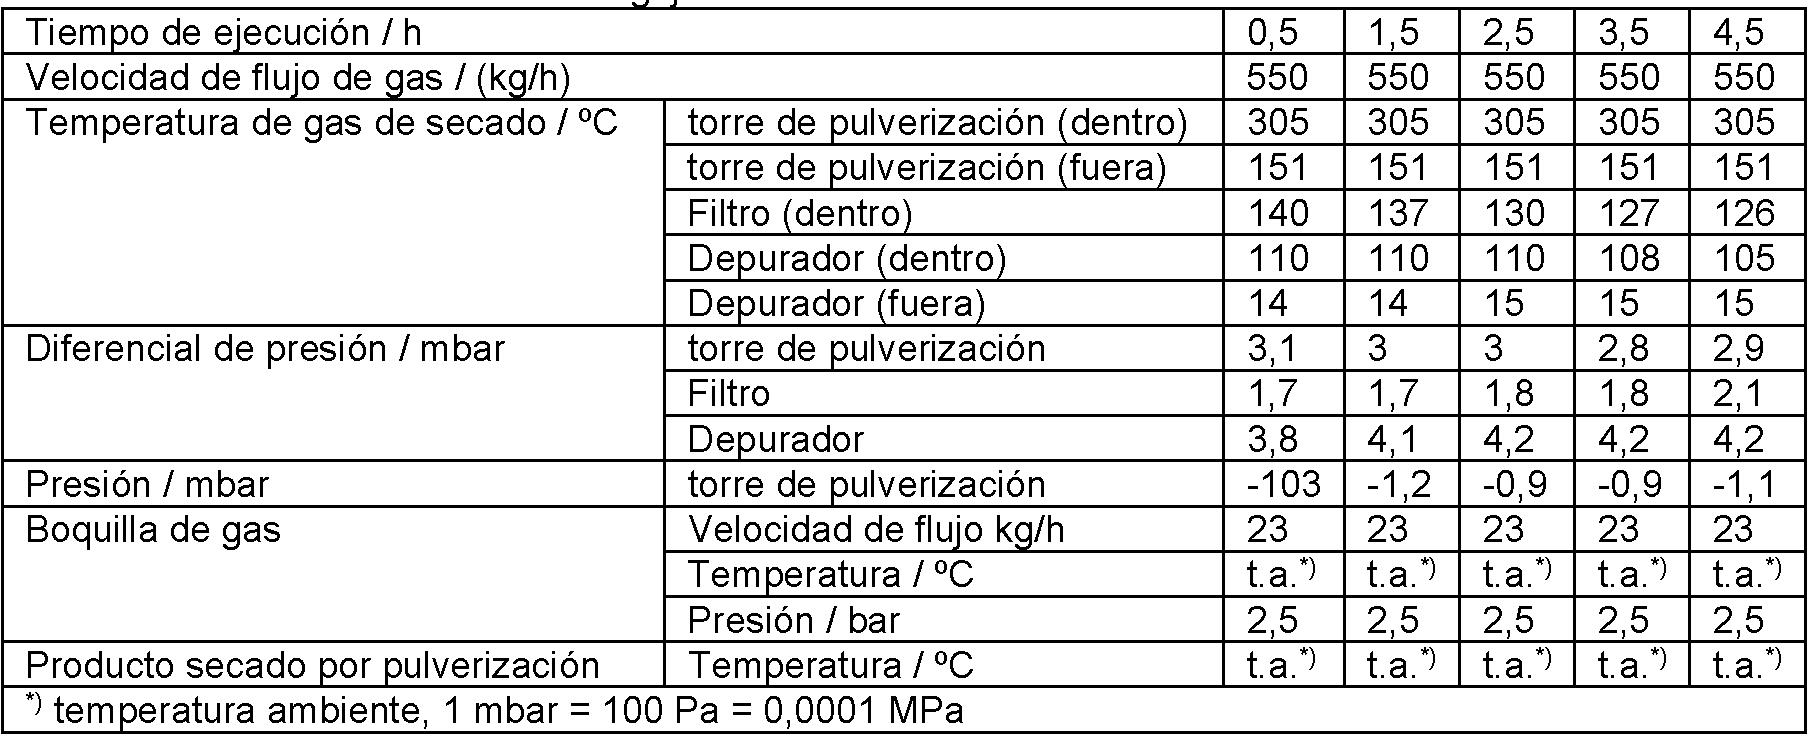
La torre de pulverización estaba compuesta por un cilindro dispuesto verticalmente que tenía una longitud de 2.650 mm, un diámetro de 1.200 mm, cilindro que se estrechaba cónicamente en la parte inferior. La longitud del cono era de 600 mm. En la cabeza del cilindro, estaban dispuestos los medios de atomización (una boquilla de dos componentes). El material secado por pulverización se separó del gas de secado en un filtro aguas abajo de la torre de pulverización, y el gas de secado se hizo pasar entonces a través de un depurador. Se hizo pasar la suspensión a través de la abertura interna de la boquilla, y el gas de la boquilla se hizo pasar a través de la rendija con forma de anillo que rodea la abertura. El material secado por pulverización así obtenido tenía un contenido de Zn del 1,4% en peso, un contenido de Ti del 1,7% en peso, un contenido de Si del 41% en peso y un contenido de COT de < 0,5% en peso. El producto secado por pulverización se sometió entonces a calcinación durante 2 h a 650°C bajo aire en un horno rotatorio, produciendo 43,8 kg de ZnTiMWW secado por pulverización calcinado. El material secado por pulverización calcinado así obtenido tenía un contenido de Zn del 1,3% en peso, un contenido de Ti del 1,8% en peso, un contenido de Si del 42,5% en peso y un contenido de C de < 0,1% en peso. La densidad aparente del ZnTiMWW secado por pulverización calcinado era de 90 g/l (gramo/litro). Los mesoporos del micropolvo tenían un diámetro de poro promedio (4V/A) de 20,2 nm tal como se determina mediante porosimetría de Hg según la norma DIN 66133. Los macroporos del micropolvo tenían un diámetro de poro promedio (4V/A) de 67,6 nm tal como se determina mediante porosimetría de Hg según la norma DIN 66133. Los microporos del ZnTiMWW contenidos en el micropolvo tenían un diámetro de poro promedio de 1,06 nm tal como se determina mediante adsorción de nitrógeno según la norma DIN 66134 (método de Horward-Kawazoe). El valor de Dv10 de las partículas del micropolvo era de 4,10 micrómetros. El valor de Dv50 de las partículas del micropolvo era de 8,19 micrómetros. El valor de Dv90 de las partículas del micropolvo era de 14,05 micrómetros. El grado de cristalización determinado por medio de XRD era (77 /- 10)%, el tamaño de unidad cristalina promedio era de 35,0 nm /- 10%. Se encontró que la fase cristalina presenta una estructura de MWW pura. No pudieron detectarse otras fases de titania cristalinas tales como anatasa, rutilo o brookita, o silicato de zinc cristalino (Zn2SiO4) tal como willemita.
1.5 Preparación de piezas moldeadas que contienen ZnTiMWW y aglutinante de sílice
Partiendo del material de ZnTiMWW secado por pulverización calcinado obtenido según 1.4 anteriormente, se preparó una pieza moldeada, se secó y se calcinó. Por tanto, se prepararon 12 lotes, partiendo cada uno de 3,5 kg del material de ZnTiMWW secado por pulverización calcinado obtenido anteriormente, 0,226 kg de Walocel™ (Walocel MW 15000 GB, Wolff Cellulosics GmbH & Co. KG, Alemania), 2,188 kg de Ludox® AS-40 y 6,6 I de agua desionizada, tal como sigue:
Se sometieron 3,5 kg de ZnTiMWW y 0,226 kg de Walocel a amasado en un molino de borde durante 5 min. Entonces, durante el amasado adicional, se añadieron 2,188 kg de Ludox de manera continua. Después de otros 10 min, se inició la adición de 6 I de agua desionizada. Después de otros 30 min, se añadieron adicionalmente 0,6 I de agua desionizada. Después de un tiempo total de 50 min, la masa amasada se había vuelto extrusionable. Después de eso, la masa amasada se sometió a extrusión bajo de 6,5 a 8,0 MPa (de 65 a 80 bares) en la que la prensa extrusora se enfrió con agua durante el proceso de extrusión. Por lote, el tiempo de extrusión estaba en el intervalo de desde 15 hasta 20 min. El consumo de energía por lote durante la extrusión fue de 2,4 A. Se empleó un cabezal de hilera para producir hebras cilíndricas que tenían un diámetro de 1,7 mm. En la salida fuera del cabezal de hilera, las hebras no se sometieron a un corte a la longitud. Las hebras así obtenidas se secaron durante 16 h a 120°C en una cámara de secado bajo aire. En total (suma de los 12 lotes), se obtuvieron 56 kg de hebras blancas con un diámetro de 1,7 mm. Se sometieron 56 kg de las hebras secadas a calcinación en un horno rotatorio a 550°C durante 1 h bajo aire, produciendo 52 kg de hebras calcinadas. Después de eso, se tamizaron las hebras (tamaño de malla de 1,5 mm), y el rendimiento, después del tamizado, era de 50,0 kg. Las piezas moldeadas así obtenidas presentaban una densidad aparente de 322 g/l (gramo
por litro) y tenían un contenido de Zn del 1,1% en peso, un contenido de Ti del 1,4% en peso, un contenido de Si del 43% en peso y un contenido de C del < 0,1% en peso. Los mesoporos del micropolvo tenían un diámetro de poro promedio (4V/A) de 20,9 nm tal como se determina mediante porosimetría de Hg según la norma DIN 66133. Los macroporos del micropolvo tenían un diámetro de poro promedio (4V/A) de 50,0 nm tal como se determina mediante porosimetría de Hg según la norma DIN 66133. El grado de cristalización determinado por medio de XRD era (70 /-10)%, el tamaño de unidad cristalina promedio 32,5 nm /- 10%. La resistencia al aplastamiento de las piezas moldeadas tal como se determina según el método que usa una máquina de prueba de resistencia al aplastamiento Z2.5/TS01S era de 4,4 N (desviación estándar: 0,5 N). El valor mínimo encontrado cuando se someten a prueba las 10 muestras era de 3,5 N, el valor máximo 5,1 N. En la 29Si-RMN MAS, después de que la curva se hubiera deconvolucionado mediante las formas de líneas gaussianas y lorentzianas apropiadas, se observaron claramente seis picos. Se encontró que la razón Q3 / Q4 era de 2,2. La cantidad total de agua adsorbida tal como se determinó según el ejemplo de referencia 6 de la pieza moldeada era del 6,9% en peso. La superficie de Langmuir determinada por medio de adsorción de nitrógeno a 77 K según la norma DIN 66133 era de 518 m2/g, el área de superficie específica BET de múltiples puntos determinada por medio de adsorción de nitrógeno a 77 K según la norma DIN 66133 era de 373 m2/g. El volumen de intrusión total determinado según porosimetría de Hg según la norma DIN 66133 era de 1,3 ml/g (mililitro/gramo), el área de poro total respectiva de 100,2 m2/g. Se encontró que la fase cristalina de las piezas moldeadas presenta una estructura de MWW pura. No pudieron detectarse otras fases de titania cristalinas tales como anatasa, rutilo o brookita, o silicato de zinc cristalino (Zn2SiO4) tal como willemita por medio de XRD.
Partiendo de las hebras calcinadas, se realizó una fase de tratamiento posterior tal como sigue: se cargaron 1.000 kg de agua desionizada en un recipiente. Entonces, se añadieron 50 kg de las piezas moldeadas calcinadas. Se cerró el recipiente (hermético a la presión), y se calentó la mezcla obtenida hasta una temperatura de 145°C en el plazo de 1,5 h y se mantuvo a esta temperatura bajo presión autógena (aproximadamente 3 bares) durante 8 h. Entonces, se enfrió la mezcla durante 2 h. Las hebras tratadas con agua se sometieron a filtración y se lavaron con agua desionizada. Las hebras obtenidas se calentaron en una cámara de secado bajo aire en el plazo de 1 h hasta una temperatura de 120°C y se mantuvieron a esta temperatura durante 16 h. Posteriormente, el material secado se calentó bajo aire hasta una temperatura de 450°C en el plazo de 5,5 h y se mantuvo a esta temperatura durante 2 h. Después de eso, se tamizaron las hebras (tamaño de malla de 1,5 mm), y el rendimiento, después del tamizado, era de 49,1 kg. Las piezas moldeadas tratadas con agua así obtenidas presentaban una densidad aparente de 332 g/l (gramo por litro) y tenían un contenido de Zn del 1,1% en peso, un contenido de Ti del 1,4% en peso, un contenido de Si del 42% en peso y un contenido de C de < 0,10% en peso. Los mesoporos del micropolvo tenían un diámetro de poro promedio (4V/A) de 22,1 nm tal como se determina mediante porosimetría de Hg según la norma DIN 66133. Los macroporos del micropolvo tenían un diámetro de poro promedio (4V/A) de 52,0 nm tal como se determina mediante porosimetría de Hg según la norma DIN 66133. El grado de cristalización determinado por medio de XRD era (69 /- 10)%, el tamaño de unidad cristalina promedio 30,5 nm /- 10%. La resistencia al aplastamiento de las piezas moldeadas tal como se determina según el método que usa una máquina de prueba de resistencia al aplastamiento Z2.5/TS01S era de 13,7 N (desviación estándar: 2,5 N). El valor mínimo encontrado cuando se someten a prueba las 10 muestras era de 10,2 N, el valor máximo 17,6 N. En 29Si-RMN MAS, después de que la curva se hubiera deconvolucionado mediante las formas de líneas gaussianas y lorentzianas apropiadas, se observaron claramente seis picos. Se encontró que la razón Q3 / Q4 era de 1,39. La cantidad total de agua adsorbida de la pieza moldeada era del 6,9% en peso. La razón de intensidad de la banda infrarroja en la región de (3746 /- 20) cm-1 atribuida a los grupos silanol libres, con respecto a la banda infrarroja en la región de 3688 /- 20 cm_1 atribuida a grupos silanol vecinos, era menor de 1,4. La superficie de Langmuir determinada por medio de adsorción de nitrógeno a 77 K según la norma DIN 66133 era de 421 m2/g, el área de superficie específica BET de múltiples puntos determinada por medio de adsorción de nitrógeno a 77 K según la norma DIN 66133 era de 303 m2/g. El volumen de intrusión total determinado según porosimetría de Hg según la norma DIN 66133 era de 1,3 ml/g (mililitro/gramo), el área de poro total respectiva de 98,7 m2/g. Se encontró que la fase cristalina de las piezas moldeadas presenta una estructura de MWW pura. No pudieron detectarse otras fases de titania cristalinas tales como anatasa, rutilo o brookita, o silicato de zinc cristalino (Zn2SiO4) tal como willemita por medio de XRD.
Ejemplo de referencia 2: Caracterización del catalizador
Ejemplo de referencia 2.1: Determinación de los valores de Dv10, Dv50 y Dv90
Se suspenden 1,0 g del micropolvo en 100 g agua desionizada y se agita durante 1 min. Se sometió la muestra a la medición en un aparato usando los siguientes parámetros: Mastersizer S versión de lecho largo 2.15, n.° de serie 33544-325; proveedor: Malvern Instruments GmbH, Herrenberg, Alemania: anchura focal 300RF mm; longitud de haz 10,00 mm; módulo MS017; sombreado 16,9%; modelo de dispersión 3$$D; corrección polidispersa del modelo de análisis, ninguna.
Ejemplo de referencia 2.2: Determinación de la concentración de silanol de las piezas moldeadas de la presente invención
Para la determinación de la concentración de silanol, se llevaron a cabo los experimentos de 29Si-RMN MAS a temperatura ambiente en un espectrómetro VARIAN Infinityplus-400 usando rotores de ZrO2 de 5,0 mm. Los espectros de 29Si-RMN MAS se recogieron a 79,5 MHz usando un pulso de 1,9 ms tc/4 (microsegundo pi/4) con un retardo de recirculación de 10 s y 4000 barridos. Todos los espectros de 29Si se registraron sobre muestras centrifugadas a 6 kHz,
y los desplazamientos químicos se referenciaron a 4,4-dimetil-4-silapentanosulfonato de sodio (DSS). Para la determinación de la concentración del grupo silanol, se deconvoluciona un espectro de 29Si-RMN MAS dado mediante las formas de líneas gaussianas y lorentzianas apropiadas. La concentración de los grupos silanol con respecto al número total de átomos de Si se obtiene integrando los espectros de 29Si-RMN MAS deconvolucionados.
Ejemplo de referencia 2.3: Determinación de la resistencia al aplastamiento de las piezas moldeadas
La resistencia al aplastamiento tal como se le hace referencia en el contexto de la presente invención ha de entenderse tal como se determina por medio de una máquina de prueba de resistencia al aplastamiento Z2.5/TS01S, proveedor Zwick GmbH & Co., D-89079 Ulm, Alemania. En cuanto a los fundamentos de esta máquina y su funcionamiento, se hace referencia al manual de instrucciones respectivo “Register 1: Betriebsanleitung / Sicherheitshandbuch für die Material-Prüfmaschine Z2.5/TS01S”, versión 1.5, diciembre de 2001 por Zwick GmbH & Co. Technische Dokumentation, August-Nagel-Strasse 11, D-89079 Ulm, Alemania. Con dicha máquina, una hebra dada se somete a una fuerza creciente por medio de un émbolo que tiene un diámetro de 3 mm hasta que la hebra se aplasta. La fuerza a la que la hebra se aplasta se denomina resistencia al aplastamiento de la hebra. La máquina está equipada con una mesa horizontal fija sobre la cual se sitúa la hebra. Un émbolo que puede moverse libremente en dirección vertical actúa sobre la hebra contra la mesa fija. El aparato se hizo funcionar con una fuerza preliminar de 0,5 N, una velocidad de cizalladura bajo una fuerza preliminar de 10 mm/min y una velocidad de prueba posterior de 1,6 mm/min. El émbolo móvil verticalmente estaba conectado a una celda de carga para recoger la fuerza y, durante la medición, se movía hacia la mesa giratoria fija sobre la que se sitúa la pieza moldeada (hebra) que va a investigarse, accionando por tanto la hebra contra la mesa. El émbolo se aplicó a las hebras perpendicularmente a su eje longitudinal. El control del experimento se llevó a cabo por medio de un ordenador que registró y evaluó los resultados de las mediciones. Los valores obtenidos son el valor medio de las mediciones para 10 hebras en cada caso.
Ejemplo de referencia 2.4: Espectros de 29Si-RMN en estado sólido con respecto a las estructuras Q3 y Q4
El efecto del tratamiento con agua de la invención sobre la pieza moldeada en relación con las estructuras de Q3 y Q4 en el material se caracterizó comparando los cambios en los espectros de 29Si-RMN en estado sólido en condiciones comparables. Todos los experimentos de 29Si-RMN en estado sólido se realizaron usando un espectrómetro Bruker Advance con frecuencia de 1H de 300 MHz (Bruker Biospin, Alemania). Se empaquetaron las muestras en rotores de ZrO2 de 7 mm, y se midieron bajo centrifugación de ángulo mágico de 5 kHz a temperatura ambiente. Se obtuvieron espectros de polarización directa de 29Si usando excitación de pulsos de (pi/2) con anchura de pulso de 5 microsegundos, una frecuencia portadora de 29Si correspondiente a -65 ppm en el espectro y un retardo de recirculación de barrido de 120 s. Se adquirió la señal durante 25 ms bajo desacoplamiento de protones de alta energía de 45 kHz, y se acumuló a lo largo de 10 a 17 horas. Se procesaron los espectros usando un instrumento Bruker Topspin con un ensanchamiento de línea exponencial de 30 Hz, ajuste de fase manual y corrección de nivel inicial manual con respecto a la anchura completa del espectro. Los espectros se referenciaron con el polímero Q8M8 como patrón secundario externo, estableciendo la resonancia del grupo trimetilsililo M a 12,5 ppm. Entonces se ajustaron los espectros con un conjunto de formas de líneas gaussianas, según el número de resonancias discernibles. En relación con los espectros evaluados en el presente documento, se usaron 6 líneas en total, que representan los cinco máximos de pico distintos (a aproximadamente -118, -115, -113, -110 y -104 ppm) más el hombro claramente visible a -98 ppm. El ajuste se realizó usando DMFit (Massiot et al., Magnetic Resonance in Chemistry, 40 (2002) págs. 70-76). Los picos se fijaron manualmente en el hombro o máximos de pico visibles. Tanto la posición del pico como la anchura de línea se dejaron entonces sin restringir, es decir, los picos de ajuste no se fijaron en una determinada posición. El resultado del ajuste era numéricamente estable, es decir, distorsiones en la configuración de ajuste inicial tal como se describió anteriormente condujeron a resultados similares. Las áreas de pico ajustadas se usaron además normalizadas tal como se realizó mediante DMFit. Después del tratamiento con agua de la invención, se observó una disminución de la intensidad de señal en el lado a mano izquierda del espectro, una región que incluye estructuras de silanol Q3 (en este caso especialmente: alrededor y por encima de -104 ppm, es decir “izquierda” de -104 ppm). Además, se observó un aumento de la señal en el lado a mano derecha del espectro (en este caso: por debajo de - 110 ppm, es decir “derecha” de -110 ppm), región que comprende estructuras Q4 exclusivamente. Para la cuantificación de cambios en el espectro, se calculó una razón que refleja cambios en las áreas de pico a “mano izquierda” y “mano derecha”, tal como sigue. Los seis picos se marcaron con 1, 2, 3, 4, 5 y 6, y la razón Q se calculó con la fórmula 100 * {[a1+a2] / [a4+a5+a6]} / a3. En esta fórmula, ai, i=1 ...6 representa el área del pico ajustado al que se atribuyó este número.
Ejemplo de referencia 2.5: Adsorción / desorción de agua - Captación de agua
Las mediciones de isotermas de adsorción/desorción de agua se realizaron en un instrumento VTI SA de TA Instruments siguiendo un programa isotérmico escalonado. El experimento consistió en una ejecución o una serie de ejecuciones realizadas sobre un material de muestra que se había colocado sobre la bandeja de una microbalanza dentro del instrumento. Antes de que se iniciara la medición, se eliminó la humedad residual de la muestra calentando la muestra hasta 100°C (rampa de calentamiento de 5°C/min) y manteniéndola durante 6 h bajo un flujo de N2. Después del programa de secado, la temperatura en la celda se disminuyó hasta 25°C y se mantuvo isotérmica durante las mediciones. Se calibró la microbalanza, y se equilibró el peso de la muestra secada (desviación de masa máxima 0,01% en peso). Se midió la captación de agua por la muestra como el aumento en el peso con respecto al de la muestra seca. En primer lugar, se midió una curva de adsorción aumentando la humedad relativa (HR) (expresada como % en peso de agua en la atmósfera dentro de la celda) a la que se expuso la muestra y midiendo la captación de agua por la muestra
en equilibrio. Se aumentó la HR con una etapa del 10% en peso desde el 5 hasta el 85% y en cada etapa el sistema controló la HR y monitorizó el peso de la muestra hasta que alcanzó las condiciones de equilibrio y registró la captación de peso. La cantidad de agua adsorbida total por la muestra se tomó después de que la muestra se expusiera a la HR del 85% en peso. Durante la medición de la desorción, la HR se disminuyó desde el 85% en peso hasta el 5% en peso con una etapa del 10% y el cambio en el peso de la muestra (captación de agua) se monitorizó y registró.
Ejemplo de referencia 2.6: Mediciones de FT-IR
Las mediciones de FT-IR (infrarrojo con transformada de Fourier) se realizaron en un espectrómetro Nicolet 6700. La pieza moldeada se pulverizó y luego se prensó para dar un gránulo autoportante sin el uso de ningún aditivo. El gránulo se introdujo en una celda de alto vacío (HV) colocada dentro del instrumento de FT-IR. Antes de la medición, se pretrató la muestra a alto vacío (10-5 mbar) durante 3 h a 300°C. Se recogieron los espectros tras enfriar la celda hasta 50°C. Se registraron los espectros en el intervalo de 4000 a 800 cm-1 a una resolución de 2 cm-1. Los espectros obtenidos se representan en un gráfico que tiene en el eje x el número de ondas (cm-1) y en el eje y la absorbancia (unidades arbitrarias, u.a.). Para la determinación cuantitativa de las alturas de pico y la razón entre estas alturas, se llevó a cabo una corrección del nivel inicial. Se analizaron los cambios en la región de 3000 - 3900 cm-1 y, para comparar múltiples muestras, se tomó como referencia la banda a 1880 5 cm-1.
Ejemplo de referencia 2.7: Determinación de la cristalinidad por medio de XRD
La cristalinidad de los materiales zeolíticos según la presente invención se determinó mediante análisis de XRD. Los datos se recogieron usando un difractómetro de Bragg-Brentano convencional con una fuente de rayos X de Cu y un detector de punto de dispersión de energía. Se exploró el intervalo angular de 2° a 70° (2 theta) con un tamaño de etapa de 0,02°, mientras que la rendija de divergencia variable se fijó a una longitud de muestra iluminada constante de 20 mm. Se analizaron entonces los datos usando el software TOPAS V4, en el que los picos de difracción nítidos se modelaron usando un ajuste de Pawley que contenía una celda unitaria con los siguientes parámetros de partida: a = 14,4 Angstrom (1 Angstrom = 10-10 m) y c = 25,2 Angstrom en el grupo espacial P6/mmm. Se refinaron estos para ajustar los datos. Se insertaron picos independientes en las siguientes posiciones. 8,4°, 22,4°, 28,2° y 43°. Se usaron estos para describir el contenido amorfo. El contenido cristalino describe la intensidad de la señal cristalina con respecto a la intensidad dispersada total. También se incluyeron en el modelo un fondo lineal, correcciones de Lorentz y de polarización, parámetros de estructura reticular, grupo espacial y tamaño de unidad cristalina.
Ejemplo de referencia 3: Proceso de epoxidación
Un reactor principal A era un reactor de haz de tubos montados verticalmente con 5 tubos (longitud de los tubos: 12 m, diámetro de tubo interno: 38 mm), estando equipado cada tubo con un termopar de múltiples puntos colocado axialmente con 10 puntos de medición espaciados por igual en un termopozo adecuado con un diámetro de 18 mm. Cada tubo se cargó con 17,5 kg de las piezas moldeadas con catalizador de ZnTiMWW tal como se prepararon según el ejemplo de referencia 1 (piezas moldeadas con tratamiento posterior). El espacio libre que quedaba eventualmente se llenó de esferas de esteatita (diámetro de 3 mm). El calor de reacción se eliminó haciendo circular un medio de transferencia de calor termostatizado (mezcla de agua/glicol) en el lado de la carcasa en dirección paralela a la alimentación. La velocidad de flujo del medio de transferencia de calor se ajustó de modo que la diferencia de temperatura entre la entrada y la salida no excediera de 1°C. La temperatura de reacción a la que se hace referencia a continuación en el presente documento, también denominada TR, se definió como la temperatura del medio de transferencia de calor que entra en la carcasa del reactor. A la salida del reactor, se controló la presión mediante un regulador de presión y se mantuvo constante a 2 MPa (abs.) (20 bares (abs.)). La corriente de salida (5) que sale de la unidad de epoxidación A se muestreó cada 20 minutos con el fin de determinar la concentración de peróxido de hidrógeno usando el método de sulfato de titanilo y calcular la conversión de peróxido de hidrógeno. La conversión de peróxido de hidrógeno se definió como 100 x (1-mfuera/mdentro) en donde mdentro es la velocidad de flujo molar de H2O2 en la alimentación del reactor y mfuera es la velocidad de flujo molar de H2O2 en la salida del reactor. Basándose en los valores de conversión de peróxido de hidrógeno respectivamente obtenidos, la temperatura de entrada del medio de transferencia de calor se ajustó con el fin de mantener la conversión de peróxido de hidrógeno esencialmente constante en el intervalo de desde el 90 hasta el 92%. La temperatura de entrada del medio de transferencia de calor se fijó a 30°C al inicio de una ejecución dada con un lote nuevo del catalizador de epoxidación y se aumentó, si era necesario, para mantener la conversión de peróxido de hidrógeno en el intervalo mencionado. El aumento de temperatura requerido era habitualmente menor de 1 K/d. La corriente de salida (5) que sale de la unidad de epoxidación A se hizo pasar a través de una unidad de intercambio de calor. La corriente que sale de la unidad de intercambio de calor (corriente S) se alimentó a la unidad de epoxidación B.
Epoxidación en un reactor de acabado (unidad de epoxidación B): El reactor de acabado B era un reactor de lecho fijo que funciona adiabáticamente. En este contexto, el término “adiabático” se refiere a un modo de funcionamiento según el cual no se lleva a cabo enfriamiento activo y según el cual el reactor de acabado está adecuadamente aislado con el fin de minimizar las pérdidas de calor. El reactor de acabado B tenía una longitud de 4 m y un diámetro de 100 mm. El reactor se llenó con 9 kg del mismo catalizador de epoxidación que se usó en el reactor de epoxidación principal A. El espacio sobrante se llenó de esferas de esteatita (diámetro de 3 mm). La presión de funcionamiento del reactor de acabado B era de 10 bares que se mantuvo constante mediante un regulador de presión adecuado en la salida del reactor. Se muestreó la producción del reactor de acabado B cada 20 min con el fin de determinar la concentración de
peróxido de hidrógeno usando el método de sulfato de titanilo. El efluente del reactor de acabado B, corriente (6), se despresurizó preferiblemente en un tambor de vaporización, y tanto el líquido como el gas de este tambor se alimentaron a una columna de separación de compuestos de bajo punto de ebullición (unidad de destilación C).
El reactor principal A se alimentó desde abajo con una corriente monofásica líquida (1). La corriente (1) se preparó mezclando cinco corrientes (2), (2a), (3), (4) y (5). La temperatura de la corriente (1) estaba en el intervalo de desde 20 hasta 40°C. Las corrientes se premezclaron a una presión absoluta de 2,3 MPa (23 bares). La corriente de alimentación líquida (1) consistía en una sola fase líquida:
- La corriente (2) era una corriente de acetonitrilo y tenía una velocidad de flujo de 69 kg/h.
- La corriente (2a) era una corriente de agua y tenía una velocidad de flujo de 3 kg/h.
- La corriente (3) que tenía una velocidad de flujo de 12,9 kg/h era una corriente de propileno (que contenía 0,35 kg/h de propeno) y se suministró a partir de un tanque de almacenamiento, permitiendo una alimentación continua, y se alimentó usando una bomba de medición adecuada.
- La corriente (4) que tenía una velocidad de flujo de 15 kg/h era una disolución acuosa de peróxido de hidrógeno que tenía una concentración de peróxido de hidrógeno del 40% en peso (calidad “en bruto/lavado” de Solvay con un COT en el intervalo de 100 a 400 mg/kg). La disolución acuosa de peróxido de hidrógeno se suministró a partir de un tanque de almacenamiento, permitiendo una alimentación continua, y se alimentó usando una bomba de medición adecuada.
- La corriente (5) era una corriente acuosa que comprendía formiato de potasio disuelto. La corriente adicional se suministró a partir de un tanque de almacenamiento, permitiendo una alimentación continua, y se alimentó usando una bomba de medición adecuada. La concentración del formiato de potasio era del 2,5% en peso, la velocidad de alimentación de la corriente era de 500 g/h (1000 mmol de potasio/mol de peróxido de hidrógeno). La corriente (5) se mezcló concienzudamente con la corriente (4) antes de que la corriente combinada se mezclara con la corriente resultante del mezclado de las corrientes (2), 2a) y (3).
La epoxidación se realizó de una manera continua.
Se recogió la corriente de efluente del reactor aguas abajo de la válvula de control de presión, se pesó y se analizó (corriente de efluente (6)). Se analizaron los componentes orgánicos, con la excepción del oxígeno, en dos cromatógrafos de gases separados. El contenido de peróxido de hidrógeno se determinó colorimétricamente usando el método de sulfato de titanilo. La corriente de efluente (6) comprendía el 66,5% en peso de acetonitrilo, el 17,4% en peso de agua, el 11,6% en peso de óxido de propileno, 3,8% en peso de propileno, el 0,13% en peso de propilenglicol, el 0,5% en peso de propano, el 0,03% en peso de oxígeno, el 0,02% en peso de acetaldehído, el 0,01% en peso de propionaldehído.
Ejemplo de referencia 4: Separación de propileno de la corriente (6) para obtener la corriente S0 Separación de compuestos de bajo punto de ebullición de la corriente (6) para obtener una corriente (8) (corriente SO). La corriente (6) se envió a una columna de separación de compuestos de bajo punto de ebullición (unidad de destilación C) que funciona a 0,11 MPa (1,1 bares). La columna de destilación tenía una longitud de 8,5 m, un diámetro de 170 mm, y estaba equipada con 40 bandejas de burbujas, un evaporador en la parte inferior y un condensador en la parte superior. La columna se hizo funcionar como una torre de lavado/destilación mixta. Como agente de lavado, se extrajo parte de la corriente de cola de la unidad de destilación D (corriente 11, aproximadamente 20-30 kg/h), se enfrió hasta 10°C y se introdujo en la parte superior de la columna. Se introdujeron corrientes de entrada líquida y gaseosa en la columna en puntos diferentes. El punto de alimentación de la porción líquida de la corriente (6) estaba por debajo de la bandeja de burbujas 37; la porción gaseosa de la corriente (6) se introdujo en la columna por encima de la bandeja de burbujas 28 (contada desde la parte superior). La corriente gaseosa (7) que sale del medio de enfriamiento en la parte superior de la columna contenía principalmente propeno, propano (que estaba contenido como impureza en el propeno de calidad de polímero usado), oxígeno formado como subproducto y pequeñas cantidades de otros compuestos de bajo punto de ebullición (acetonitrilo (al 1-2% en volumen), propionaldehído (aproximadamente 200 ppm en volumen), acetona (aproximadamente 100 ppm en volumen, H2 (aproximadamente 400 ppm en volumen), CO2 (aproximadamente 400 ppm en volumen) y acetaldehído (aproximadamente 100 ppm en volumen)), y estaba esencialmente libre de óxido de propileno (menos de 300 ppm en volumen). Esta corriente superior se envió a la antorcha para su desecho. La corriente (8) (que es la corriente SO) se extrajo de la columna de separación de compuestos de bajo punto de ebullición como corriente de cola.
Ejemplo de referencia 5: Determinación de las condiciones y composiciones de productos en la separación de óxido de propileno
Ejemplo de referencia 5.1: Determinación del número de placas teóricas
El número de placas teóricas se determinó según métodos conocidos con una mezcla de prueba de clorobenceno y etilbenceno a una presión superior de 0,05 MPa (500 mbar) (absoluta).
Ejemplo de referencia 5.2: Cromatografía de gases
La composición de los productos orgánicos se determinó mediante un método de CG calibrado. Se estimó que el límite de detección era de 1 ppm en peso. Se estimó que el defecto de las mediciones de concentración por cromatografía de gases era de 1% en el área en % en peso y 5% en el área en ppm.
Inyector automático GC 68907693, columna stabilwax, 60 mx 0,32 mm x 1 mm, FID
Inyector
Temperatura: 200°C
Razón de división: 33,2:1
Volumen de inyección: 1 ml
Presión constante de 0,06 MPa (0,6 bares)
Gas portador: nitrógeno
Programa de horno
40°C/5 min//2°C min-1/120°C/0 min//
Detector
Temperatura 250°C, hidrógeno 40 l/min, oxígeno 400 l/min
Calibración
Patrón interno (dioxano) 10%
Ejemplo de referencia 5.3: Determinación del contenido de agua
El contenido de agua en los productos superiores y productos extraídos del sumidero de una columna se determinó mediante valoración de Karl-Fischer volumétrica (medio de trabajo K) en metanol seco. El contenido de agua del sumidero se determinó indirectamente (como 100 menos la suma del contenido de los demás componentes).
Ejemplo de referencia 5.4: Determinación de los flujos másicos
Se estimó que el defecto en la medición de los flujos másicos usando medidores de flujo másico (medidor de flujo en línea ultrasónico; SensoTech 40-14) era de 2%.
Ejemplo 1: Separación de óxido de propileno de la corriente S0
Se usó una columna de destilación de vidrio continua equipada con un empaquetamiento de alto rendimiento (empaquetamiento de alto rendimiento Sulzer CY). La altura de empaquetamiento total era de 8,1 m, lo que era igual a 130 placas teóricas, con un empaquetamiento de 3,6 m por debajo del punto de alimentación S0, empaquetamiento de 0,9 m entre la alimentación y extracción lateral y empaquetamiento de 3,6 m por encima de la extracción lateral (contado desde la parte inferior). La presión en la parte superior de la columna se reguló automáticamente y se mantuvo constante a 500 mbar (absoluta).
La composición de la corriente de alimentación (corriente S0) se indicó en la tabla 1.
Tabla 1: Composición de la corriente S0 en el ejemplo 1

La corriente S0 se introdujo en la columna con una velocidad de 2,0 kg/h y una temperatura de 41,4°C.
La cantidad de corriente S0, la cantidad de corriente de extracción lateral S1b y la cantidad del reflujo se mantuvieron constantes mediante un controlador de flujo. La cantidad de corriente superior S1c se extrajo del recipiente de destilado bajo un control de nivel. Con el fin de regular el suministro de energía al sumidero, se tomó el valor promedio de dos
puntos de medición de la temperatura situados entre la alimentación y la extracción lateral como valor de guía y se mantuvo constante. La temperatura del aceite usado para calentar la caldera del sumidero se usó como variable.
La destilación se mantuvo en funcionamiento hasta que todas las composiciones eran estacionarias, especialmente la composición dentro de la corriente de extracción lateral S1b. Después de eso, se realizó un equilibrado a lo largo de 6 horas.
La cantidad de reflujo se mantuvo constante a 800 g/h dando como resultado una razón de reflujo promedio de 4. La corriente S1c se extrajo en la parte superior de la columna con 200 g/h, la corriente de sumidero S1a se extrajo con un promedio de 1797 g/h y la corriente de extracción lateral S1b se extrajo con una corriente constante con 3 g/h. Las composiciones de las corrientes S1a, S1b y S1c se indicaron en la tabla 2.
Tabla 2: Composición de las corrientes S1a, S1b y S1c del ejemplo 1

Las temperaturas resultantes dentro de la columna fueron: superior (16,0°C) y sumidero (56,8°C). Con el fin de regular la temperatura del aceite para la caldera del sumidero, se eligió 39°C como valor objetivo del valor promedio de la temperatura de los dos puntos de medición de la temperatura entre la alimentación y la extracción lateral.
Pudo observarse que estas condiciones dieron como resultado una corriente superior de óxido de propileno a partir de una sola columna que contenía menos de 50 ppm en peso de agua y menos de 30 ppm en peso de propionaldehído. La corriente superior también contenía menos de 5 ppm en peso de acetona. Además, casi toda la cantidad de acetona y propionaldehído pudo separarse por medio de la extracción lateral, es decir tanto la corriente superior como la corriente de sumidero estaban esencialmente libres de propionaldehído y acetona. El acetaldehído, que estaba todavía contenido en la corriente superior, era fácilmente separable en una fase de separación posterior. La pérdida de óxido de propileno por medio de la corriente de extracción lateral S1b era baja (el 1% en peso de la cantidad completa).
Ejemplo comparativo 2: Separación de óxido de propileno de la corriente S0 usando una columna más corta Se usó una columna de destilación de vidrio continua equipada con un empaquetamiento de alto rendimiento (empaquetamiento de alto rendimiento Sulzer CY). La altura de empaquetamiento total era de 6,3 m, lo que era igual a 100 placas teóricas, con un empaquetamiento de 2,8 m por debajo del punto de alimentación S0, empaquetamiento de 0,7 m entre la alimentación y la extracción lateral y empaquetamiento de 2,8 m por encima de la extracción lateral (contado desde la parte inferior). La presión en la parte superior de la columna se reguló automáticamente y se mantuvo constante a 0,05 MPa (500 mbar) (absoluta). La tabla 3 mostró la composición de la corriente de alimentación SO, que era idéntica a la de S0 en el ejemplo 1.
Tabla 3: Composición de la corriente S0 en el ejemplo comparativo 2

La corriente de alimentación S0 se introdujo en la columna con una velocidad de 2,0 kg/h y una temperatura de 41,4°C tal como se realizó en el ejemplo 1.
La columna se reguló de manera idéntica a la descrita en el ejemplo 1.
La destilación se mantuvo en funcionamiento hasta que todas las composiciones eran estacionarias, especialmente la composición dentro de la corriente de extracción lateral S1b. Después de eso, se realizó un equilibrado a lo largo de 6 horas. La cantidad de reflujo se mantuvo constante a 1400 g/h dando como resultado una razón de reflujo promedio de 6,3. La corriente S1c se extrajo en la parte superior de la columna con en promedio 221 g/h, la corriente de sumidero S1a se extrajo con un promedio de 1777 g/h y la corriente de extracción lateral S1b se extrajo como una corriente constante con 2 g/h. Las composiciones de las corrientes S1a, S1b y S1c se indicaron en la tabla 4.
Tabla 4: Composición de las corrientes S1a, S1b y S1c del ejemplo comparativo 2

Las temperaturas resultantes dentro de la columna fueron: superior (16,0°C) y sumidero (56,8°C), que eran idénticas a las del ejemplo 1. Con el fin de regular la temperatura del aceite para la caldera del sumidero, se eligió 39°C como valor objetivo del valor promedio de la temperatura de los dos puntos de medición de la temperatura entre la alimentación y la extracción lateral, tal como se realizó en el ejemplo 1.
Pudo observarse que estas condiciones, incluso con un número de placas teóricas de 100, a pesar de una razón de reflujo superior, dieron como resultado una corriente superior de óxido de propileno que contenía significativamente más de 50 ppm en peso de agua (400 ppm en peso) incluso si podían lograrse cantidades bajas de propionaldehído (20 ppm en peso) en dicha corriente superior. Además, la corriente de sumidero contenía todavía cantidades medibles de propionaldehído y acetona.
Corta descripción de la figura
la figura 1 muestra un diagrama de bloques del procedimiento según los ejemplos de referencia 3, 4 y el ejemplo 1. En la figura 1, las letras y los números tienen los siguientes significados:
A unidad de epoxidación A
B unidad de epoxidación B
C unidad de destilación
D unidad de destilación
(1), (5), (6), (7), (8) corrientes según un procedimiento preferido tal como se describe en los ejemplos de referencia 3, 4 y en el ejemplo 1
SO, S1a, S1b, S1c corrientes según un procedimiento específicamente preferido tal como se describe en la descripción general y en el ejemplo 1.
Bibliografía mencionada
- Documento US 5.133.839 A
- Documento US 5.489.366 A
- Documento JP 44009650 A
- Documento US 4.369.096 A
- Documento WO 2004/048355 A
- Documento EP 2173731 A2
- Documento EP 1122249 A1
- Ullmann's Enciclopedia of Industrial Chemistry, 5a edición, volumen A 13 (1989) páginas 443-466
Claims (15)
1. Procedimiento para purificar óxido de propileno, que comprende
(i) proporcionar una corriente S0 que comprende óxido de propileno, acetonitrilo, agua y un compuesto orgánico que comprende un grupo carbonilo -C(=O)-, en el que dicho compuesto orgánico que comprende un grupo carbonilo -C(=O)-comprende uno o más de acetona y propionaldehído;
(ii) separar óxido de propileno de la corriente S0 mediante destilación, que comprende someter la corriente S0 a condiciones de destilación en una columna de destilación, obteniendo una corriente superior gaseosa S1c que está enriquecida en óxido de propileno en comparación con la corriente S0, una corriente de cola líquida S1a que está enriquecida en acetonitrilo y agua en comparación con la corriente S0 y una corriente lateral S1b que comprende óxido de propileno que está enriquecida en el compuesto de carbonilo en comparación con la corriente S0;
en el que la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna de destilación en el intervalo de desde 0,01 hasta 0,2 MPa (de 0,1 a 2 bares) y una razón de reflujo interno en el intervalo de desde 2,0 hasta 6,0;
en el que la columna de destilación presenta al menos 100 placas teóricas, la sección de rectificación de la columna de destilación consiste en desde el 30 al 70% de las placas teóricas y la sección de separación de la columna de destilación consiste en desde el 70 hasta el 30% de las placas teóricas.
2. Procedimiento según la reivindicación 1, en el que la columna de destilación se hace funcionar a una presión absoluta en la parte superior de la columna de destilación en el intervalo de desde 0,02 hasta 0,15 MPa (de 0,2 a 1,5 bares) preferiblemente en el intervalo de desde 0,03 hasta 0,1 MPa (de 0,3 a 1,0 bares), más preferiblemente en el intervalo de desde 0,045 hasta 0,055 MPa (de 0,45 a 0,55 bares).
3. Procedimiento según la reivindicación 1 o 2, en el que la columna de destilación se hace funcionar a una razón de reflujo en el intervalo de desde 2,5 hasta 5,5, preferiblemente en el intervalo de desde 3,0 hasta 5,0, más preferiblemente en el intervalo de desde 3,5 hasta 4,5.
4. Procedimiento según una cualquiera de las reivindicaciones 1 a 3, en el que la columna de destilación presenta desde 100 hasta 150, preferiblemente desde 105 hasta 145, más preferiblemente desde 110 hasta 140, más preferiblemente desde 115 hasta 135, más preferiblemente desde 120 hasta 130 placas teóricas.
5. Procedimiento según una cualquiera de las reivindicaciones 1 a 4, en el que la corriente lateral S1b se retira de la sección de rectificación de la columna de destilación, preferiblemente de la sección de rectificación de la columna de destilación en una posición que está al menos 1 placa teórica por debajo de la sección de separación de la columna de destilación, más preferido de la sección de rectificación de la columna de destilación en una posición que está desde 1 hasta 20, preferiblemente desde 2 hasta 19, más preferiblemente desde 3 hasta 18, más preferiblemente desde 4 hasta 17, más preferiblemente desde 5 hasta 16, más preferiblemente desde 5 hasta 15 placas teóricas por debajo de la sección de separación de la columna de destilación.
6. Procedimiento según una cualquiera de las reivindicaciones 1 a 5, en el que el compuesto orgánico que comprende un grupo carbonilo comprendido en la corriente S0 comprende además uno o más aldehídos adicionales, una o más cetonas adicionales, o una mezcla de uno o más aldehídos adicionales y una o más cetonas adicionales, preferiblemente uno o más de acetaldehído, formaldehído, butiraldehído, isobutiraldehído, 2-butanona, 1-pentanal, 2-pentanona, 3-pentanona, 2-metilpentanona, más preferiblemente uno o más de acetaldehído, formaldehído, butiraldehído, isobutiraldehído, más preferiblemente al menos acetaldehído.
7. Procedimiento según una cualquiera de las reivindicaciones 1 a 6, en el que la corriente S0 puede obtenerse o se obtiene mediante un procedimiento que comprende
(a) proporcionar una corriente que comprende propeno y preferiblemente propano, peróxido de hidrógeno o una fuente de peróxido de hidrógeno, agua y acetonitrilo;
(b) hacer pasar la corriente de alimentación líquida proporcionada en (a) a una zona de epoxidación que comprende un catalizador de epoxidación que comprende una zeolita de titanio, y someter la corriente de alimentación líquida a condiciones de reacción de epoxidación en la zona de epoxidación, obteniendo una mezcla de reacción que comprende propeno y preferiblemente propano, óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo;
(c) retirar una corriente de efluente de la zona de epoxidación, comprendiendo la corriente de efluente óxido de propileno, agua, acetonitrilo, propeno y preferiblemente propano, y el compuesto orgánico que comprende un grupo carbonilo;
(d) separar propeno y preferiblemente propano de la corriente de efluente mediante destilación, que comprende someter la corriente de efluente a condiciones de destilación en una unidad de destilación, obteniendo una corriente gaseosa que está enriquecida en propeno y preferiblemente propano en comparación con la corriente de efluente sometida a
condiciones de destilación, y una corriente de cola líquida que está enriquecida en óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo en comparación con la corriente de efluente sometida a condiciones de destilación;
en el que dicha corriente de cola líquida obtenida según (d) es la corriente S0.
8. Procedimiento según una cualquiera de las reivindicaciones 1 a 7, en el que proporcionar la corriente S0 según (i) comprende
(a) proporcionar una corriente que comprende propeno y preferiblemente propano, peróxido de hidrógeno o una fuente de peróxido de hidrógeno, agua y acetonitrilo;
(b) hacer pasar la corriente de alimentación líquida proporcionada en (a) a una zona de epoxidación que comprende un catalizador de epoxidación que comprende una zeolita de titanio, y someter la corriente de alimentación líquida a condiciones de reacción de epoxidación en la zona de epoxidación, obteniendo una mezcla de reacción que comprende propeno y preferiblemente propano, óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo;
(c) retirar una corriente de efluente de la zona de epoxidación, comprendiendo la corriente de efluente óxido de propileno, agua, acetonitrilo, propeno y preferiblemente propano, y el compuesto orgánico que comprende un grupo carbonilo;
(d) separar propeno y preferiblemente propano de la corriente de efluente mediante destilación, que comprende someter la corriente de efluente a condiciones de destilación en una unidad de destilación, obteniendo una corriente gaseosa que está enriquecida en propeno y preferiblemente propano en comparación con la corriente de efluente sometida a condiciones de destilación, y una corriente de cola líquida que está enriquecida en óxido de propileno, agua, acetonitrilo y el compuesto orgánico que comprende un grupo carbonilo en comparación con la corriente de efluente sometida a condiciones de destilación;
en el que dicha corriente de cola líquida obtenida según (d) es la corriente S0.
9. Procedimiento según una cualquiera de las reivindicaciones 1 a 8, en el que la corriente superior S1c obtenida en (ii) contiene al menos el 99,00% en peso, más preferiblemente al menos el 99,50% en peso, más preferiblemente al menos el 99,80% en peso de óxido de propileno basándose en el peso total de la corriente S1c;
y/o
en el que la corriente superior S1c obtenida en (ii) contiene como máximo 50 ppm en peso, preferiblemente como máximo 25 ppm en peso, más preferiblemente como máximo 20 ppm en peso del compuesto orgánico que comprende un grupo carbonilo basándose en el peso total de la corriente S1c;
y/o
en el que la corriente superior S1c obtenida en (ii) contiene como máximo 100 ppm en peso, preferiblemente como máximo 75 ppm en peso, más preferiblemente como máximo 50 ppm en peso agua basándose en el peso total de la corriente S1c.
10. Procedimiento según una cualquiera de las reivindicaciones 1 a 9, en el que la corriente de cola S1a contiene el compuesto orgánico que comprende un grupo carbonilo en una cantidad de como máximo 20 ppm en peso, preferiblemente como máximo 10 ppm en peso, más preferiblemente como máximo 2 ppm en peso, basándose en el peso de S1a.
11. Procedimiento según una cualquiera de las reivindicaciones 1 a 10, en el que al menos el 95% en peso de corriente de cola S1a consiste en acetonitrilo y agua, en el que, preferiblemente, la razón en peso de acetonitrilo con respecto a agua en la corriente S1a es mayor de 1:1.
12. Procedimiento según una cualquiera de las reivindicaciones 1 a 11, en el que la corriente de cola S1a contiene como máximo 10 ppm en peso, preferiblemente como máximo 5 ppm en peso, más preferiblemente como máximo 1 ppm en peso del óxido de propileno, basándose en el peso de S1a.
13. Procedimiento según una cualquiera de las reivindicaciones 1 a 12, en el que la corriente lateral S1b comprende el compuesto orgánico que comprende un grupo carbonilo en una cantidad de > 10% en peso, preferiblemente > 15% en peso; basándose en el peso total de la corriente lateral S1b; en el que el compuesto orgánico que comprende un grupo carbonilo comprende preferiblemente propionaldehído en una cantidad de >10% en peso basándose en el peso total de la corriente lateral S1b y acetona en una cantidad de >5% en peso basándose en el peso total de la corriente lateral S1b.
14. Procedimiento según una cualquiera de las reivindicaciones 1 a 13, en el que al menos el 95% en peso, preferiblemente al menos el 98% en peso, más preferiblemente al menos el 99% en peso de la corriente lateral S1b consiste en óxido de propileno, acetonitrilo, agua y el compuesto orgánico que comprende un grupo carbonilo.
15. Procedimiento según una cualquiera de las reivindicaciones 1 a 14, que es un procedimiento continuo.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP16180317 | 2016-07-20 | ||
| PCT/EP2017/068228 WO2018015435A1 (en) | 2016-07-20 | 2017-07-19 | A process for purifying propylene oxide |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2822082T3 true ES2822082T3 (es) | 2021-04-29 |
Family
ID=56507423
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES17740755T Active ES2822082T3 (es) | 2016-07-20 | 2017-07-19 | Procedimiento para purificar óxido de propileno |
Country Status (14)
| Country | Link |
|---|---|
| US (1) | US10544116B2 (es) |
| EP (1) | EP3487845B1 (es) |
| KR (1) | KR102451359B1 (es) |
| CN (1) | CN109476620B (es) |
| BR (1) | BR112018075464B1 (es) |
| ES (1) | ES2822082T3 (es) |
| HU (1) | HUE052114T2 (es) |
| MX (1) | MX2019000853A (es) |
| MY (1) | MY190769A (es) |
| PL (1) | PL3487845T3 (es) |
| RU (1) | RU2741991C2 (es) |
| SG (1) | SG11201811020XA (es) |
| WO (1) | WO2018015435A1 (es) |
| ZA (1) | ZA201900923B (es) |
Families Citing this family (11)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP7039498B2 (ja) | 2016-06-29 | 2022-03-22 | ビーエーエスエフ ソシエタス・ヨーロピア | 液相の存在下でのアルコールの酸化によるアルファ,ベータ不飽和アルデヒドの製造方法 |
| EP3544730A1 (en) | 2016-11-28 | 2019-10-02 | Basf Se | Catalyst composite comprising an alkaline earth metal containing cha zeolite and use thereof in a process for the conversion of oxygenates to olefins |
| JP2020503261A (ja) | 2016-11-30 | 2020-01-30 | ビーエーエスエフ ソシエタス・ヨーロピアBasf Se | ゼオライト触媒を用いてエチレングリコールをエチレンジアミンに変換する方法 |
| US11104637B2 (en) | 2016-11-30 | 2021-08-31 | Basf Se | Process for the conversion of monoethanolamine to ethylenediamine employing a copper-modified zeolite of the MOR framework structure |
| US10968152B2 (en) * | 2017-03-13 | 2021-04-06 | Basf Se | Simplified process for isolating pure 1,3-butadiene |
| CA3056168A1 (en) | 2017-03-21 | 2018-09-27 | Basf Se | Process for preparing an anticorrosion component for an antifreeze |
| JP2020518558A (ja) | 2017-05-03 | 2020-06-25 | ビーエーエスエフ ソシエタス・ヨーロピアBasf Se | ゼオライトを用いた、エチレンオキシドのモノエタノールアミンおよびエチレンジアミンへの変換方法 |
| EP3661646B1 (en) | 2017-08-04 | 2025-12-03 | BASF Mobile Emissions Catalysts LLC | A zeolitic material having framework type cha and comprising a transition metal and one or more of potassium and cesium |
| EP4034515B1 (en) * | 2019-09-24 | 2025-06-18 | Nova Chemicals (International) S.A. | Steam generation in oxidative dehydrogenation |
| CN112694456B (zh) * | 2019-10-23 | 2023-09-29 | 中国石油化工股份有限公司 | 环氧丙烷纯化过程中的萃取剂预处理及补充方法 |
| CN115073397B (zh) * | 2022-05-12 | 2024-01-26 | 博大东方新型化工(吉林)有限公司 | 一种新型环氧丙烷脱水工艺 |
Family Cites Families (27)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE2810662C3 (de) | 1978-03-11 | 1982-03-25 | Bayer Ag, 5090 Leverkusen | Verfahren zur Reinigung eines Epoxids oder eines solches enthaltenden Gemisches |
| JPH049650A (ja) | 1990-04-26 | 1992-01-14 | Kubota Corp | 長尺物の撮像装置 |
| US5133839A (en) | 1991-07-25 | 1992-07-28 | Arco Chemical Technology, L.P. | Lower alkylene oxide purification |
| US5489366A (en) | 1994-03-28 | 1996-02-06 | Texaco Chemical Inc. | Recovery of purified and substantially anhydrous propylene oxide |
| US6024840A (en) * | 1997-08-08 | 2000-02-15 | Arco Chemical Technology, L.P. | Propylene oxide purification |
| EP0942475A3 (en) | 1998-03-13 | 2002-03-13 | Haldor Topsoe A/S | Tubular support structure for a superconducting device |
| EP1122249A1 (fr) | 2000-02-02 | 2001-08-08 | SOLVAY (Société Anonyme) | Procédé de fabrication d'un oxiranne |
| EP1424332A1 (en) * | 2002-11-26 | 2004-06-02 | Degussa AG | Process for the purification of crude propene oxide |
| WO2009008493A2 (en) | 2007-07-10 | 2009-01-15 | Sumitomo Chemical Company, Limited | Method for producing propylene oxide |
| CN102942539B (zh) * | 2012-11-09 | 2014-10-15 | 南阳中聚天冠低碳科技有限公司 | 一种环氧丙烷回收提纯工艺 |
| EP2991970B1 (en) | 2013-04-29 | 2017-12-13 | Basf Se | Part-stream distillation |
| US10099924B2 (en) | 2013-10-02 | 2018-10-16 | Solvay Sa | Process for manufacturing a purified aqueous hydrogen peroxide solution |
| CN106536411B (zh) | 2014-06-06 | 2020-05-12 | 巴斯夫欧洲公司 | 具有mww骨架结构的含硼沸石的合成 |
| DE102014011476A1 (de) | 2014-07-31 | 2015-11-12 | Basf Se | Verfahren zur Herstellung von Acrylsäure aus Methanol und Essigsäure |
| EP3002003A1 (de) | 2014-09-30 | 2016-04-06 | Basf Se | Verwendung neuartiger cyclischer Carbaldehyde als Aromastoff |
| JP2017533981A (ja) | 2014-10-14 | 2017-11-16 | ビーエーエスエフ ソシエタス・ヨーロピアBasf Se | 香料としてのヘキサデカ−8,15−ジエナールの使用 |
| BR112017008176B1 (pt) | 2014-10-23 | 2021-11-03 | Construction Research & Technology Gmbh | Método para produzir carbonato de ácido glicérico, um método que compreende a oxidação de heyns e uma mistura de reação útil para realizar o referido método para produzir carbonato de ácido glicérico |
| SG11201703239RA (en) * | 2014-10-27 | 2017-05-30 | Basf Se | Part-stream distillation |
| DE102014017804A1 (de) | 2014-12-02 | 2016-04-21 | Basf Se | Verfahren zur Herstellung von Acrylsäure |
| DE102014017815A1 (de) | 2014-12-03 | 2016-04-14 | Basf Se | Verfahren zur Gewinnung von Acrylsäure |
| DE102014019081A1 (de) | 2014-12-18 | 2016-02-25 | Basf Se | Verfahren zur Herstellung von Acrylsäure aus Formaldehyd und Essigsäure |
| WO2016097239A1 (en) | 2014-12-19 | 2016-06-23 | Basf Se | Process for preparing 1-[(1r,4r/s,8s)-10,10-dimethyl-7-methylene-4-bicyclo[6.2.0]decanyl]ethanone |
| PL3256252T3 (pl) | 2015-02-13 | 2021-10-25 | Basf Se | Sposób regeneracji katalizatora na bazie zeolitu tytanowego do epoksydowania propylenu |
| MX2017014148A (es) | 2015-05-04 | 2018-03-15 | Basf Se | Proceso para la preparacion de melonal. |
| US10202323B2 (en) | 2015-07-15 | 2019-02-12 | Basf Se | Process for preparing an arylpropene |
| DE102015222196A1 (de) | 2015-11-11 | 2016-05-19 | Basf Se | Verfahren zur Herstellung von Acrylsäure |
| DE102015222180A1 (de) | 2015-11-11 | 2016-05-19 | Basf Se | Verfahren zur Herstellung von Acrylsäure aus Formaldehyd und Essigsäure |
-
2017
- 2017-07-19 PL PL17740755T patent/PL3487845T3/pl unknown
- 2017-07-19 RU RU2019104606A patent/RU2741991C2/ru active
- 2017-07-19 HU HUE17740755A patent/HUE052114T2/hu unknown
- 2017-07-19 SG SG11201811020XA patent/SG11201811020XA/en unknown
- 2017-07-19 ES ES17740755T patent/ES2822082T3/es active Active
- 2017-07-19 MX MX2019000853A patent/MX2019000853A/es unknown
- 2017-07-19 KR KR1020197005095A patent/KR102451359B1/ko active Active
- 2017-07-19 WO PCT/EP2017/068228 patent/WO2018015435A1/en not_active Ceased
- 2017-07-19 EP EP17740755.8A patent/EP3487845B1/en active Active
- 2017-07-19 BR BR112018075464-1A patent/BR112018075464B1/pt active IP Right Grant
- 2017-07-19 MY MYPI2018002334A patent/MY190769A/en unknown
- 2017-07-19 US US16/315,680 patent/US10544116B2/en active Active
- 2017-07-19 CN CN201780044884.2A patent/CN109476620B/zh active Active
-
2019
- 2019-02-13 ZA ZA2019/00923A patent/ZA201900923B/en unknown
Also Published As
| Publication number | Publication date |
|---|---|
| PL3487845T3 (pl) | 2020-12-14 |
| WO2018015435A1 (en) | 2018-01-25 |
| MX2019000853A (es) | 2019-09-19 |
| CN109476620A (zh) | 2019-03-15 |
| KR20190031537A (ko) | 2019-03-26 |
| RU2741991C2 (ru) | 2021-02-01 |
| EP3487845A1 (en) | 2019-05-29 |
| CN109476620B (zh) | 2023-08-22 |
| KR102451359B1 (ko) | 2022-10-05 |
| BR112018075464B1 (pt) | 2022-11-22 |
| RU2019104606A3 (es) | 2020-08-25 |
| US10544116B2 (en) | 2020-01-28 |
| SG11201811020XA (en) | 2019-02-27 |
| MY190769A (en) | 2022-05-12 |
| US20190210989A1 (en) | 2019-07-11 |
| ZA201900923B (en) | 2021-06-30 |
| EP3487845B1 (en) | 2020-07-08 |
| BR112018075464A2 (pt) | 2019-03-19 |
| RU2019104606A (ru) | 2020-08-20 |
| HUE052114T2 (hu) | 2021-04-28 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US10544116B2 (en) | Process for purifying propylene oxide | |
| CN109476619B (zh) | 纯化环氧丙烷的方法 | |
| EP3487844B1 (en) | A process for preparing propylene oxide | |
| BR112018016770B1 (pt) | Processo contínuo para preparação de óxido de propileno, e, método para aumentar a seletividade de óxido de propileno de um catalisador | |
| KR20160039569A (ko) | 부분-스트림 증류 | |
| JP7760518B2 (ja) | Si、O、及びTiを含む骨格構造を有するゼオライト材料 | |
| ES2884054T3 (es) | Recuperación de propeno por medio de depuración con una mezcla de agua y disolvente | |
| BR112019021920B1 (pt) | Processo para a preparação de óxido de propileno |