ES2844425T3 - Forma polimórfica cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2lambda5-[1,2]oxafosfinano - Google Patents
Forma polimórfica cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2lambda5-[1,2]oxafosfinano Download PDFInfo
- Publication number
- ES2844425T3 ES2844425T3 ES17776975T ES17776975T ES2844425T3 ES 2844425 T3 ES2844425 T3 ES 2844425T3 ES 17776975 T ES17776975 T ES 17776975T ES 17776975 T ES17776975 T ES 17776975T ES 2844425 T3 ES2844425 T3 ES 2844425T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- formula
- cancer
- crystallization step
- acetone
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- IRTWXRWGKPXWAV-UHFFFAOYSA-N oxaphosphinane Chemical compound C1CCPOC1 IRTWXRWGKPXWAV-UHFFFAOYSA-N 0.000 title claims abstract description 8
- 239000000843 powder Substances 0.000 claims abstract description 6
- 238000002441 X-ray diffraction Methods 0.000 claims abstract description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 claims description 58
- 150000001875 compounds Chemical class 0.000 claims description 46
- 238000000034 method Methods 0.000 claims description 44
- 206010028980 Neoplasm Diseases 0.000 claims description 39
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 claims description 38
- 239000000203 mixture Substances 0.000 claims description 37
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 claims description 34
- 238000002425 crystallisation Methods 0.000 claims description 33
- 230000008025 crystallization Effects 0.000 claims description 33
- 201000011510 cancer Diseases 0.000 claims description 27
- 239000002904 solvent Substances 0.000 claims description 27
- 239000008194 pharmaceutical composition Substances 0.000 claims description 26
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 claims description 18
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 claims description 17
- 239000000546 pharmaceutical excipient Substances 0.000 claims description 17
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 claims description 16
- 206010027476 Metastases Diseases 0.000 claims description 15
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims description 15
- 238000000634 powder X-ray diffraction Methods 0.000 claims description 14
- 239000003795 chemical substances by application Substances 0.000 claims description 11
- 238000011282 treatment Methods 0.000 claims description 11
- 239000003814 drug Substances 0.000 claims description 10
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 claims description 9
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 claims description 9
- 239000003960 organic solvent Substances 0.000 claims description 8
- 238000000113 differential scanning calorimetry Methods 0.000 claims description 7
- 230000008569 process Effects 0.000 claims description 7
- 229940126214 compound 3 Drugs 0.000 claims description 5
- YJSXLGKPMXKZJR-UHFFFAOYSA-N ethoxy-oxo-phenylphosphanium Chemical compound CCO[P+](=O)C1=CC=CC=C1 YJSXLGKPMXKZJR-UHFFFAOYSA-N 0.000 claims description 5
- 238000002844 melting Methods 0.000 claims description 5
- 230000008018 melting Effects 0.000 claims description 5
- 230000003472 neutralizing effect Effects 0.000 claims description 5
- XUCNSIRQCBFBHF-TWJOJJKGSA-N (2s,3r,4r)-4-hydroxy-2,3,5-tris(phenylmethoxy)pentanal Chemical compound C([C@@H](O)[C@@H](OCC=1C=CC=CC=1)[C@H](OCC=1C=CC=CC=1)C=O)OCC1=CC=CC=C1 XUCNSIRQCBFBHF-TWJOJJKGSA-N 0.000 claims description 4
- JWUJQDFVADABEY-UHFFFAOYSA-N 2-methyltetrahydrofuran Chemical compound CC1CCCO1 JWUJQDFVADABEY-UHFFFAOYSA-N 0.000 claims description 4
- 238000001914 filtration Methods 0.000 claims description 4
- ZAFNJMIOTHYJRJ-UHFFFAOYSA-N Diisopropyl ether Chemical compound CC(C)OC(C)C ZAFNJMIOTHYJRJ-UHFFFAOYSA-N 0.000 claims description 3
- DQYBDCGIPTYXML-UHFFFAOYSA-N ethoxyethane;hydrate Chemical compound O.CCOCC DQYBDCGIPTYXML-UHFFFAOYSA-N 0.000 claims description 3
- 239000012044 organic layer Substances 0.000 claims description 3
- 238000005406 washing Methods 0.000 claims description 3
- 238000010438 heat treatment Methods 0.000 claims description 2
- 239000000243 solution Substances 0.000 description 16
- 238000001953 recrystallisation Methods 0.000 description 12
- 210000004027 cell Anatomy 0.000 description 11
- 239000007787 solid Substances 0.000 description 11
- 208000005017 glioblastoma Diseases 0.000 description 10
- 238000004458 analytical method Methods 0.000 description 9
- 238000002411 thermogravimetry Methods 0.000 description 9
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 8
- 239000004480 active ingredient Substances 0.000 description 8
- 230000015572 biosynthetic process Effects 0.000 description 8
- 238000001816 cooling Methods 0.000 description 8
- 239000007788 liquid Substances 0.000 description 8
- 201000010915 Glioblastoma multiforme Diseases 0.000 description 7
- 238000004519 manufacturing process Methods 0.000 description 7
- 238000002360 preparation method Methods 0.000 description 7
- 238000003786 synthesis reaction Methods 0.000 description 7
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 6
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 6
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 6
- 239000002245 particle Substances 0.000 description 6
- 239000000725 suspension Substances 0.000 description 6
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 6
- 238000004679 31P NMR spectroscopy Methods 0.000 description 5
- 241001465754 Metazoa Species 0.000 description 5
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 5
- 229920002472 Starch Polymers 0.000 description 5
- 229940079593 drug Drugs 0.000 description 5
- -1 e.g. eg Substances 0.000 description 5
- 239000000463 material Substances 0.000 description 5
- 230000009401 metastasis Effects 0.000 description 5
- 239000008107 starch Substances 0.000 description 5
- 235000019698 starch Nutrition 0.000 description 5
- 239000003826 tablet Substances 0.000 description 5
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 4
- 206010006187 Breast cancer Diseases 0.000 description 4
- 208000026310 Breast neoplasm Diseases 0.000 description 4
- 0 C=C1C(C2)C2***1 Chemical compound C=C1C(C2)C2***1 0.000 description 4
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 4
- 235000019439 ethyl acetate Nutrition 0.000 description 4
- 239000000796 flavoring agent Substances 0.000 description 4
- 235000003599 food sweetener Nutrition 0.000 description 4
- 230000001394 metastastic effect Effects 0.000 description 4
- 206010061289 metastatic neoplasm Diseases 0.000 description 4
- 229920000642 polymer Polymers 0.000 description 4
- 238000000746 purification Methods 0.000 description 4
- 239000008247 solid mixture Substances 0.000 description 4
- 239000003765 sweetening agent Substances 0.000 description 4
- 239000000454 talc Substances 0.000 description 4
- 229910052623 talc Inorganic materials 0.000 description 4
- 235000012222 talc Nutrition 0.000 description 4
- 230000004580 weight loss Effects 0.000 description 4
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 3
- 108010010803 Gelatin Proteins 0.000 description 3
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 3
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 3
- 229910052782 aluminium Inorganic materials 0.000 description 3
- 230000001093 anti-cancer Effects 0.000 description 3
- 239000002775 capsule Substances 0.000 description 3
- 230000008859 change Effects 0.000 description 3
- 238000004587 chromatography analysis Methods 0.000 description 3
- 239000003086 colorant Substances 0.000 description 3
- 239000003085 diluting agent Substances 0.000 description 3
- 238000004090 dissolution Methods 0.000 description 3
- 239000003937 drug carrier Substances 0.000 description 3
- 235000013355 food flavoring agent Nutrition 0.000 description 3
- 239000008273 gelatin Substances 0.000 description 3
- 229920000159 gelatin Polymers 0.000 description 3
- 235000019322 gelatine Nutrition 0.000 description 3
- 235000011852 gelatine desserts Nutrition 0.000 description 3
- 238000004128 high performance liquid chromatography Methods 0.000 description 3
- 238000002347 injection Methods 0.000 description 3
- 239000007924 injection Substances 0.000 description 3
- 239000008101 lactose Substances 0.000 description 3
- 230000000670 limiting effect Effects 0.000 description 3
- 235000019359 magnesium stearate Nutrition 0.000 description 3
- 208000002154 non-small cell lung carcinoma Diseases 0.000 description 3
- 239000000825 pharmaceutical preparation Substances 0.000 description 3
- 229940127557 pharmaceutical product Drugs 0.000 description 3
- 238000001556 precipitation Methods 0.000 description 3
- 239000000375 suspending agent Substances 0.000 description 3
- 239000006188 syrup Substances 0.000 description 3
- 235000020357 syrup Nutrition 0.000 description 3
- 230000001225 therapeutic effect Effects 0.000 description 3
- 208000029729 tumor suppressor gene on chromosome 11 Diseases 0.000 description 3
- VTYYLEPIZMXCLO-UHFFFAOYSA-L Calcium carbonate Chemical compound [Ca+2].[O-]C([O-])=O VTYYLEPIZMXCLO-UHFFFAOYSA-L 0.000 description 2
- 206010008342 Cervix carcinoma Diseases 0.000 description 2
- 206010009944 Colon cancer Diseases 0.000 description 2
- 208000001333 Colorectal Neoplasms Diseases 0.000 description 2
- 201000003741 Gastrointestinal carcinoma Diseases 0.000 description 2
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 2
- 239000004471 Glycine Substances 0.000 description 2
- 238000004566 IR spectroscopy Methods 0.000 description 2
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 2
- 208000008839 Kidney Neoplasms Diseases 0.000 description 2
- 235000010643 Leucaena leucocephala Nutrition 0.000 description 2
- 240000007472 Leucaena leucocephala Species 0.000 description 2
- 206010058467 Lung neoplasm malignant Diseases 0.000 description 2
- 238000005481 NMR spectroscopy Methods 0.000 description 2
- 239000002202 Polyethylene glycol Substances 0.000 description 2
- WCUXLLCKKVVCTQ-UHFFFAOYSA-M Potassium chloride Chemical compound [Cl-].[K+] WCUXLLCKKVVCTQ-UHFFFAOYSA-M 0.000 description 2
- 206010038389 Renal cancer Diseases 0.000 description 2
- 229930006000 Sucrose Natural products 0.000 description 2
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 2
- 208000024313 Testicular Neoplasms Diseases 0.000 description 2
- 206010057644 Testis cancer Diseases 0.000 description 2
- 208000006105 Uterine Cervical Neoplasms Diseases 0.000 description 2
- 239000002671 adjuvant Substances 0.000 description 2
- 239000007900 aqueous suspension Substances 0.000 description 2
- 230000008901 benefit Effects 0.000 description 2
- 239000011230 binding agent Substances 0.000 description 2
- 230000037396 body weight Effects 0.000 description 2
- 201000010881 cervical cancer Diseases 0.000 description 2
- 239000011247 coating layer Substances 0.000 description 2
- 238000009109 curative therapy Methods 0.000 description 2
- 238000011018 current good manufacturing practice Methods 0.000 description 2
- 238000010908 decantation Methods 0.000 description 2
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 2
- 239000002270 dispersing agent Substances 0.000 description 2
- 239000002552 dosage form Substances 0.000 description 2
- 238000001035 drying Methods 0.000 description 2
- 230000000694 effects Effects 0.000 description 2
- 230000008030 elimination Effects 0.000 description 2
- 238000003379 elimination reaction Methods 0.000 description 2
- 239000003995 emulsifying agent Substances 0.000 description 2
- 239000000839 emulsion Substances 0.000 description 2
- 239000012530 fluid Substances 0.000 description 2
- 238000009472 formulation Methods 0.000 description 2
- 238000007429 general method Methods 0.000 description 2
- 238000011194 good manufacturing practice Methods 0.000 description 2
- 239000008187 granular material Substances 0.000 description 2
- 201000002313 intestinal cancer Diseases 0.000 description 2
- 201000010982 kidney cancer Diseases 0.000 description 2
- 238000007561 laser diffraction method Methods 0.000 description 2
- 208000032839 leukemia Diseases 0.000 description 2
- 239000000314 lubricant Substances 0.000 description 2
- 201000005202 lung cancer Diseases 0.000 description 2
- 208000020816 lung neoplasm Diseases 0.000 description 2
- 201000001441 melanoma Diseases 0.000 description 2
- LXCFILQKKLGQFO-UHFFFAOYSA-N methylparaben Chemical compound COC(=O)C1=CC=C(O)C=C1 LXCFILQKKLGQFO-UHFFFAOYSA-N 0.000 description 2
- 229910052757 nitrogen Inorganic materials 0.000 description 2
- 238000000655 nuclear magnetic resonance spectrum Methods 0.000 description 2
- 239000003921 oil Substances 0.000 description 2
- 238000002638 palliative care Methods 0.000 description 2
- 230000036961 partial effect Effects 0.000 description 2
- 230000000704 physical effect Effects 0.000 description 2
- 229920003223 poly(pyromellitimide-1,4-diphenyl ether) Polymers 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 2
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 2
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 2
- 230000003449 preventive effect Effects 0.000 description 2
- 230000035755 proliferation Effects 0.000 description 2
- QELSKZZBTMNZEB-UHFFFAOYSA-N propylparaben Chemical compound CCCOC(=O)C1=CC=C(O)C=C1 QELSKZZBTMNZEB-UHFFFAOYSA-N 0.000 description 2
- 238000010926 purge Methods 0.000 description 2
- 239000012047 saturated solution Substances 0.000 description 2
- 238000000926 separation method Methods 0.000 description 2
- 238000001179 sorption measurement Methods 0.000 description 2
- 239000007858 starting material Substances 0.000 description 2
- 239000000126 substance Substances 0.000 description 2
- 239000005720 sucrose Substances 0.000 description 2
- 239000000829 suppository Substances 0.000 description 2
- 208000024891 symptom Diseases 0.000 description 2
- 201000003120 testicular cancer Diseases 0.000 description 2
- VZGDMQKNWNREIO-UHFFFAOYSA-N tetrachloromethane Chemical compound ClC(Cl)(Cl)Cl VZGDMQKNWNREIO-UHFFFAOYSA-N 0.000 description 2
- 238000002560 therapeutic procedure Methods 0.000 description 2
- 230000000699 topical effect Effects 0.000 description 2
- 239000003981 vehicle Substances 0.000 description 2
- 239000000080 wetting agent Substances 0.000 description 2
- NAQUAXSCBJPECG-DYXQDRAXSA-N (3s,4r,5r)-3,4-bis(phenylmethoxy)-5-(phenylmethoxymethyl)oxolan-2-ol Chemical compound C([C@H]1OC([C@H]([C@@H]1OCC=1C=CC=CC=1)OCC=1C=CC=CC=1)O)OCC1=CC=CC=C1 NAQUAXSCBJPECG-DYXQDRAXSA-N 0.000 description 1
- 238000001644 13C nuclear magnetic resonance spectroscopy Methods 0.000 description 1
- 238000005160 1H NMR spectroscopy Methods 0.000 description 1
- BFDNKVJGHOSKET-UHFFFAOYSA-N 2-oxo-2-phenyl-4,5-bis(phenylmethoxy)-6-(phenylmethoxymethyl)-1,2$l^{5}-oxaphosphinan-3-ol Chemical compound C=1C=CC=CC=1COC1C(COCC=2C=CC=CC=2)OP(C=2C=CC=CC=2)(=O)C(O)C1OCC1=CC=CC=C1 BFDNKVJGHOSKET-UHFFFAOYSA-N 0.000 description 1
- CYDQOEWLBCCFJZ-UHFFFAOYSA-N 4-(4-fluorophenyl)oxane-4-carboxylic acid Chemical compound C=1C=C(F)C=CC=1C1(C(=O)O)CCOCC1 CYDQOEWLBCCFJZ-UHFFFAOYSA-N 0.000 description 1
- 238000004483 ATR-FTIR spectroscopy Methods 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- 206010005003 Bladder cancer Diseases 0.000 description 1
- 208000003174 Brain Neoplasms Diseases 0.000 description 1
- BXERYUKMDVQXAY-WWJBTQAHSA-N C(c1ccccc1)O[C@H](CO/C1=C\OCc2ccccc2)[C@@H]1OCc1ccccc1 Chemical compound C(c1ccccc1)O[C@H](CO/C1=C\OCc2ccccc2)[C@@H]1OCc1ccccc1 BXERYUKMDVQXAY-WWJBTQAHSA-N 0.000 description 1
- UXVMQQNJUSDDNG-UHFFFAOYSA-L Calcium chloride Chemical compound [Cl-].[Cl-].[Ca+2] UXVMQQNJUSDDNG-UHFFFAOYSA-L 0.000 description 1
- 239000004375 Dextrin Substances 0.000 description 1
- 229920001353 Dextrin Polymers 0.000 description 1
- 235000019739 Dicalciumphosphate Nutrition 0.000 description 1
- 208000000461 Esophageal Neoplasms Diseases 0.000 description 1
- 238000005033 Fourier transform infrared spectroscopy Methods 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 241000282412 Homo Species 0.000 description 1
- 206010020843 Hyperthermia Diseases 0.000 description 1
- 206010025323 Lymphomas Diseases 0.000 description 1
- 240000003183 Manihot esculenta Species 0.000 description 1
- 235000016735 Manihot esculenta subsp esculenta Nutrition 0.000 description 1
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 1
- 206010029260 Neuroblastoma Diseases 0.000 description 1
- 206010030155 Oesophageal carcinoma Diseases 0.000 description 1
- BPQQTUXANYXVAA-UHFFFAOYSA-N Orthosilicate Chemical compound [O-][Si]([O-])([O-])[O-] BPQQTUXANYXVAA-UHFFFAOYSA-N 0.000 description 1
- 206010033128 Ovarian cancer Diseases 0.000 description 1
- 206010061535 Ovarian neoplasm Diseases 0.000 description 1
- 206010061902 Pancreatic neoplasm Diseases 0.000 description 1
- 239000004743 Polypropylene Substances 0.000 description 1
- 206010060862 Prostate cancer Diseases 0.000 description 1
- 208000000236 Prostatic Neoplasms Diseases 0.000 description 1
- 101100465937 Schizosaccharomyces pombe (strain 972 / ATCC 24843) pst3 gene Proteins 0.000 description 1
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 1
- VMHLLURERBWHNL-UHFFFAOYSA-M Sodium acetate Chemical compound [Na+].CC([O-])=O VMHLLURERBWHNL-UHFFFAOYSA-M 0.000 description 1
- DBMJMQXJHONAFJ-UHFFFAOYSA-M Sodium laurylsulphate Chemical compound [Na+].CCCCCCCCCCCCOS([O-])(=O)=O DBMJMQXJHONAFJ-UHFFFAOYSA-M 0.000 description 1
- 244000061456 Solanum tuberosum Species 0.000 description 1
- 235000002595 Solanum tuberosum Nutrition 0.000 description 1
- 208000005718 Stomach Neoplasms Diseases 0.000 description 1
- 208000007097 Urinary Bladder Neoplasms Diseases 0.000 description 1
- 208000002495 Uterine Neoplasms Diseases 0.000 description 1
- 240000008042 Zea mays Species 0.000 description 1
- 235000005824 Zea mays ssp. parviglumis Nutrition 0.000 description 1
- 235000002017 Zea mays subsp mays Nutrition 0.000 description 1
- 239000002250 absorbent Substances 0.000 description 1
- 230000002745 absorbent Effects 0.000 description 1
- 125000000218 acetic acid group Chemical group C(C)(=O)* 0.000 description 1
- 239000003929 acidic solution Substances 0.000 description 1
- 239000000654 additive Substances 0.000 description 1
- 239000000783 alginic acid Substances 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 229960001126 alginic acid Drugs 0.000 description 1
- 150000004781 alginic acids Chemical class 0.000 description 1
- 208000026935 allergic disease Diseases 0.000 description 1
- 235000019270 ammonium chloride Nutrition 0.000 description 1
- 230000002001 anti-metastasis Effects 0.000 description 1
- 238000011394 anticancer treatment Methods 0.000 description 1
- 239000004599 antimicrobial Substances 0.000 description 1
- 239000002246 antineoplastic agent Substances 0.000 description 1
- 238000013459 approach Methods 0.000 description 1
- 239000008365 aqueous carrier Substances 0.000 description 1
- 239000012736 aqueous medium Substances 0.000 description 1
- 238000010936 aqueous wash Methods 0.000 description 1
- 230000009286 beneficial effect Effects 0.000 description 1
- 230000005540 biological transmission Effects 0.000 description 1
- 230000008499 blood brain barrier function Effects 0.000 description 1
- 210000001218 blood-brain barrier Anatomy 0.000 description 1
- 210000000988 bone and bone Anatomy 0.000 description 1
- 210000001185 bone marrow Anatomy 0.000 description 1
- 239000006172 buffering agent Substances 0.000 description 1
- 229910000019 calcium carbonate Inorganic materials 0.000 description 1
- 239000001110 calcium chloride Substances 0.000 description 1
- 229910001628 calcium chloride Inorganic materials 0.000 description 1
- 235000011148 calcium chloride Nutrition 0.000 description 1
- 239000001506 calcium phosphate Substances 0.000 description 1
- 239000000969 carrier Substances 0.000 description 1
- 230000015556 catabolic process Effects 0.000 description 1
- 239000001913 cellulose Substances 0.000 description 1
- 235000010980 cellulose Nutrition 0.000 description 1
- 229920002678 cellulose Polymers 0.000 description 1
- 238000006243 chemical reaction Methods 0.000 description 1
- 239000003153 chemical reaction reagent Substances 0.000 description 1
- 238000002512 chemotherapy Methods 0.000 description 1
- 238000004140 cleaning Methods 0.000 description 1
- 229940110456 cocoa butter Drugs 0.000 description 1
- 235000019868 cocoa butter Nutrition 0.000 description 1
- 229940075614 colloidal silicon dioxide Drugs 0.000 description 1
- 238000004440 column chromatography Methods 0.000 description 1
- 238000005056 compaction Methods 0.000 description 1
- 238000007906 compression Methods 0.000 description 1
- 230000006835 compression Effects 0.000 description 1
- 238000012669 compression test Methods 0.000 description 1
- 229940124301 concurrent medication Drugs 0.000 description 1
- 238000011109 contamination Methods 0.000 description 1
- 238000013270 controlled release Methods 0.000 description 1
- 230000001276 controlling effect Effects 0.000 description 1
- 235000005822 corn Nutrition 0.000 description 1
- 239000006071 cream Substances 0.000 description 1
- 238000000315 cryotherapy Methods 0.000 description 1
- 230000009849 deactivation Effects 0.000 description 1
- 238000006731 degradation reaction Methods 0.000 description 1
- 238000013461 design Methods 0.000 description 1
- 235000019425 dextrin Nutrition 0.000 description 1
- 239000008121 dextrose Substances 0.000 description 1
- 229910003460 diamond Inorganic materials 0.000 description 1
- 239000010432 diamond Substances 0.000 description 1
- NEFBYIFKOOEVPA-UHFFFAOYSA-K dicalcium phosphate Chemical compound [Ca+2].[Ca+2].[O-]P([O-])([O-])=O NEFBYIFKOOEVPA-UHFFFAOYSA-K 0.000 description 1
- 229910000390 dicalcium phosphate Inorganic materials 0.000 description 1
- 229940038472 dicalcium phosphate Drugs 0.000 description 1
- 235000005911 diet Nutrition 0.000 description 1
- 230000037213 diet Effects 0.000 description 1
- 238000001938 differential scanning calorimetry curve Methods 0.000 description 1
- 238000002050 diffraction method Methods 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- 201000010099 disease Diseases 0.000 description 1
- 208000035475 disorder Diseases 0.000 description 1
- 239000008298 dragée Substances 0.000 description 1
- 230000002500 effect on skin Effects 0.000 description 1
- 239000008393 encapsulating agent Substances 0.000 description 1
- 239000002702 enteric coating Substances 0.000 description 1
- 238000009505 enteric coating Methods 0.000 description 1
- 201000004101 esophageal cancer Diseases 0.000 description 1
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 238000001704 evaporation Methods 0.000 description 1
- 235000019634 flavors Nutrition 0.000 description 1
- 238000001640 fractional crystallisation Methods 0.000 description 1
- 230000004927 fusion Effects 0.000 description 1
- 206010017758 gastric cancer Diseases 0.000 description 1
- 239000000499 gel Substances 0.000 description 1
- 239000007903 gelatin capsule Substances 0.000 description 1
- 235000011187 glycerol Nutrition 0.000 description 1
- 239000007902 hard capsule Substances 0.000 description 1
- 230000009931 harmful effect Effects 0.000 description 1
- 230000036031 hyperthermia Effects 0.000 description 1
- 239000007943 implant Substances 0.000 description 1
- 239000012535 impurity Substances 0.000 description 1
- 238000002329 infrared spectrum Methods 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 238000001990 intravenous administration Methods 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 150000002632 lipids Chemical class 0.000 description 1
- 210000004185 liver Anatomy 0.000 description 1
- 201000007270 liver cancer Diseases 0.000 description 1
- 208000014018 liver neoplasm Diseases 0.000 description 1
- 239000007937 lozenge Substances 0.000 description 1
- 210000004072 lung Anatomy 0.000 description 1
- 210000001165 lymph node Anatomy 0.000 description 1
- ZLNQQNXFFQJAID-UHFFFAOYSA-L magnesium carbonate Chemical compound [Mg+2].[O-]C([O-])=O ZLNQQNXFFQJAID-UHFFFAOYSA-L 0.000 description 1
- 239000001095 magnesium carbonate Substances 0.000 description 1
- 229910000021 magnesium carbonate Inorganic materials 0.000 description 1
- 208000015486 malignant pancreatic neoplasm Diseases 0.000 description 1
- 230000035800 maturation Effects 0.000 description 1
- 238000002483 medication Methods 0.000 description 1
- 239000002609 medium Substances 0.000 description 1
- 208000037819 metastatic cancer Diseases 0.000 description 1
- 208000011575 metastatic malignant neoplasm Diseases 0.000 description 1
- 239000004292 methyl p-hydroxybenzoate Substances 0.000 description 1
- 235000010270 methyl p-hydroxybenzoate Nutrition 0.000 description 1
- 229960002216 methylparaben Drugs 0.000 description 1
- 239000003094 microcapsule Substances 0.000 description 1
- 229940016286 microcrystalline cellulose Drugs 0.000 description 1
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 1
- 239000008108 microcrystalline cellulose Substances 0.000 description 1
- 239000004005 microsphere Substances 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 239000003607 modifier Substances 0.000 description 1
- 230000000877 morphologic effect Effects 0.000 description 1
- COCAUCFPFHUGAA-MGNBDDOMSA-N n-[3-[(1s,7s)-5-amino-4-thia-6-azabicyclo[5.1.0]oct-5-en-7-yl]-4-fluorophenyl]-5-chloropyridine-2-carboxamide Chemical compound C=1C=C(F)C([C@@]23N=C(SCC[C@@H]2C3)N)=CC=1NC(=O)C1=CC=C(Cl)C=N1 COCAUCFPFHUGAA-MGNBDDOMSA-N 0.000 description 1
- 239000002077 nanosphere Substances 0.000 description 1
- 230000007935 neutral effect Effects 0.000 description 1
- 231100000252 nontoxic Toxicity 0.000 description 1
- 230000003000 nontoxic effect Effects 0.000 description 1
- 238000010899 nucleation Methods 0.000 description 1
- 239000007764 o/w emulsion Substances 0.000 description 1
- 239000002674 ointment Substances 0.000 description 1
- 201000002528 pancreatic cancer Diseases 0.000 description 1
- 208000008443 pancreatic carcinoma Diseases 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 230000007170 pathology Effects 0.000 description 1
- 239000001814 pectin Substances 0.000 description 1
- 235000010987 pectin Nutrition 0.000 description 1
- 229920001277 pectin Polymers 0.000 description 1
- 239000008188 pellet Substances 0.000 description 1
- 229940124531 pharmaceutical excipient Drugs 0.000 description 1
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 1
- 238000001394 phosphorus-31 nuclear magnetic resonance spectrum Methods 0.000 description 1
- 230000004962 physiological condition Effects 0.000 description 1
- 210000004224 pleura Anatomy 0.000 description 1
- 229920001155 polypropylene Polymers 0.000 description 1
- 239000001103 potassium chloride Substances 0.000 description 1
- 235000011164 potassium chloride Nutrition 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 238000002953 preparative HPLC Methods 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- 238000011028 process validation Methods 0.000 description 1
- 238000012545 processing Methods 0.000 description 1
- 230000000069 prophylactic effect Effects 0.000 description 1
- 239000004405 propyl p-hydroxybenzoate Substances 0.000 description 1
- 235000010232 propyl p-hydroxybenzoate Nutrition 0.000 description 1
- 229960003415 propylparaben Drugs 0.000 description 1
- 210000002307 prostate Anatomy 0.000 description 1
- 238000012797 qualification Methods 0.000 description 1
- 238000001959 radiotherapy Methods 0.000 description 1
- 239000011541 reaction mixture Substances 0.000 description 1
- 238000011084 recovery Methods 0.000 description 1
- 230000002829 reductive effect Effects 0.000 description 1
- 230000001105 regulatory effect Effects 0.000 description 1
- 230000004044 response Effects 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 238000010898 silica gel chromatography Methods 0.000 description 1
- 239000012748 slip agent Substances 0.000 description 1
- 238000010583 slow cooling Methods 0.000 description 1
- 239000001632 sodium acetate Substances 0.000 description 1
- 235000017281 sodium acetate Nutrition 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- 235000002639 sodium chloride Nutrition 0.000 description 1
- 239000001540 sodium lactate Substances 0.000 description 1
- 229940005581 sodium lactate Drugs 0.000 description 1
- 235000011088 sodium lactate Nutrition 0.000 description 1
- 235000019333 sodium laurylsulphate Nutrition 0.000 description 1
- 239000007901 soft capsule Substances 0.000 description 1
- 239000003381 stabilizer Substances 0.000 description 1
- 230000001954 sterilising effect Effects 0.000 description 1
- 238000004659 sterilization and disinfection Methods 0.000 description 1
- 238000003756 stirring Methods 0.000 description 1
- 210000002784 stomach Anatomy 0.000 description 1
- 201000011549 stomach cancer Diseases 0.000 description 1
- 238000003860 storage Methods 0.000 description 1
- 239000006190 sub-lingual tablet Substances 0.000 description 1
- 239000007940 sugar coated tablet Substances 0.000 description 1
- 238000004441 surface measurement Methods 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 230000002459 sustained effect Effects 0.000 description 1
- 230000008961 swelling Effects 0.000 description 1
- 230000002194 synthesizing effect Effects 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 238000012360 testing method Methods 0.000 description 1
- 230000004797 therapeutic response Effects 0.000 description 1
- 239000002562 thickening agent Substances 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- 231100000331 toxic Toxicity 0.000 description 1
- 230000002588 toxic effect Effects 0.000 description 1
- 231100000419 toxicity Toxicity 0.000 description 1
- 230000001988 toxicity Effects 0.000 description 1
- QORWJWZARLRLPR-UHFFFAOYSA-H tricalcium bis(phosphate) Chemical compound [Ca+2].[Ca+2].[Ca+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O QORWJWZARLRLPR-UHFFFAOYSA-H 0.000 description 1
- 235000019731 tricalcium phosphate Nutrition 0.000 description 1
- HRXKRNGNAMMEHJ-UHFFFAOYSA-K trisodium citrate Chemical compound [Na+].[Na+].[Na+].[O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O HRXKRNGNAMMEHJ-UHFFFAOYSA-K 0.000 description 1
- 201000005112 urinary bladder cancer Diseases 0.000 description 1
- 206010046766 uterine cancer Diseases 0.000 description 1
- 238000012795 verification Methods 0.000 description 1
- 239000007762 w/o emulsion Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
- C07F9/6564—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom having phosphorus atoms, with or without nitrogen, oxygen, sulfur, selenium or tellurium atoms, as ring hetero atoms
- C07F9/6571—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom having phosphorus atoms, with or without nitrogen, oxygen, sulfur, selenium or tellurium atoms, as ring hetero atoms having phosphorus and oxygen atoms as the only ring hetero atoms
- C07F9/657163—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom having phosphorus atoms, with or without nitrogen, oxygen, sulfur, selenium or tellurium atoms, as ring hetero atoms having phosphorus and oxygen atoms as the only ring hetero atoms the ring phosphorus atom being bound to at least one carbon atom
- C07F9/657172—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom having phosphorus atoms, with or without nitrogen, oxygen, sulfur, selenium or tellurium atoms, as ring hetero atoms having phosphorus and oxygen atoms as the only ring hetero atoms the ring phosphorus atom being bound to at least one carbon atom the ring phosphorus atom and one oxygen atom being part of a (thio)phosphinic acid ester: (X = O, S)
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/66—Phosphorus compounds
- A61K31/665—Phosphorus compounds having oxygen as a ring hetero atom, e.g. fosfomycin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/04—Antineoplastic agents specific for metastasis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B2200/00—Indexing scheme relating to specific properties of organic compounds
- C07B2200/13—Crystalline forms, e.g. polymorphs
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Molecular Biology (AREA)
- Biochemistry (AREA)
- Epidemiology (AREA)
- Oncology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
Abstract
Una forma cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2λ5-[1,2]oxafosfinano, caracterizada por reflexiones de difracción de rayos X de polvo a aproximadamente 8,65, 16,06, 16,53, 19,16 y 21,05 ± 0,2 grados dos theta.
Description
DESCRIPCIÓN
Forma polimórfica cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2lambda5-[1,2]oxafosfinano
Campo técnico
La presente invención se refiere a una nueva forma polimórfica cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2A5-[1,2]oxafosfinano y a un método para prepararla.
Antecedentes de la técnica
En la presente invención al compuesto 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2A5-[1,2]oxafosfinano (nombre adicional: 4,5-bis(benciloxi)-6-((benciloxi)metil)-3-hidroxi-2-fenil-1,2-oxafosfinano 2-óxido) se le denomina "Compuesto I". El Compuesto I es un compuesto (también llamado 3.48 o 3.1 en documentos anteriores) que ha demostrado ser un eficaz agente anticanceroso y en particular para reducir o impedir la aparición de metástasis, como se describe en las solicitudes PCT WO2009/004096 y WO2014/128429, respectivamente. El Compuesto I y su uso contra el glioblastoma se describen más específicamente en J. Med. Chem. 2012, 55, 2196-2211. El ejemplo de método proporcionado en este documento para sintetizar el Compuesto I permite su formación en una mezcla de cuatro diastereoisómeros, que surgen de la creación de dos centros quirales. De los cuatro diastereoisómeros enantiopuros formados, el diastereoisómero más potente es PST3.1 a.
Como se describe en la técnica anterior citada, la síntesis de PST3.1a (también referido en este documento como compuesto de fórmula (I)) se puede realizar haciendo reaccionar 2,3,5-tri-O-bencilarabinosa 3 y fenilfosfinato de etilo 4 como se muestra en el Esquema 1 a continuación.
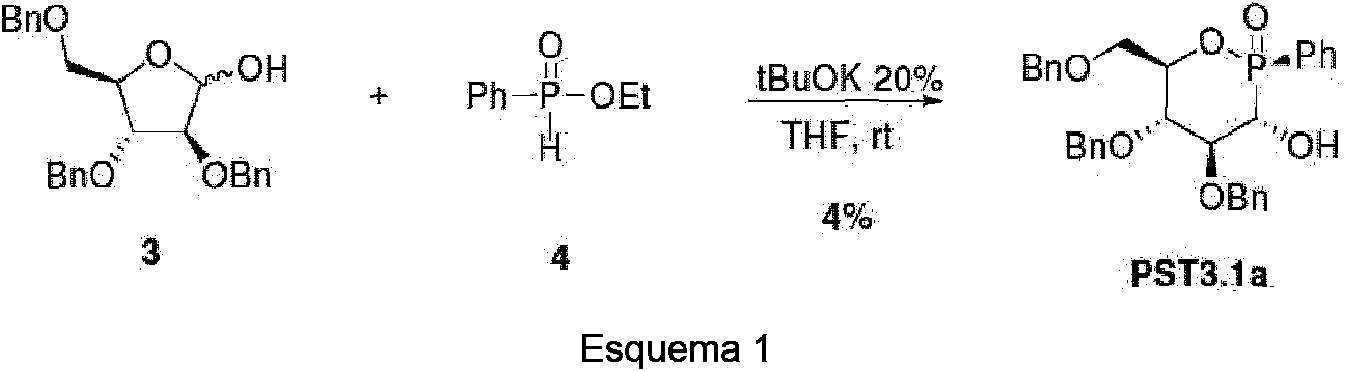
El tratamiento de una cantidad equimolar de 3 y 4 en THF (tetrahidrofurano) seguido de la adición de terc-butóxido de potasio proporciona realmente una mezcla de 4 diastereoisómeros en una cantidad aproximadamente equimolar. En la presente descripción, la mezcla de 4 diastereoisómeros se denomina "mezcla A" y los diastereoisómeros comprendidos en la misma se representan a continuación (Esquema 2).
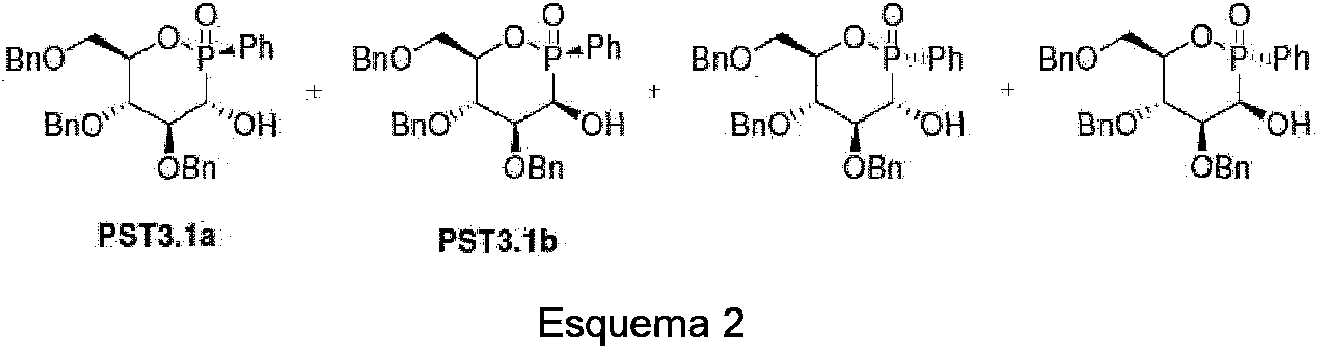
Después de agitar la mezcla obtenida (mezcla A) y evaporar el disolvente, se añadió cloroformo y la solución orgánica obtenida se lavó con cloruro de amonio, se secó, se filtró y se evaporó el disolvente para obtener un residuo de aceite amarillo que contenía los cuatro diastereoisómeros. Después de la purificación por cromatografía en gel de sílice, se puede realizar la separación de los cuatro diastereoisómeros mediante cromatografía en HPLC preparativa de fase inversa. Sin embargo, el rendimiento global de PST3.1a es bajo (aproximadamente 4%). Se han realizado otros métodos basados en cromatografía o cristalización fraccionada en un intento por aumentar el rendimiento global de PST3.1 a. Sin embargo, las especificaciones técnicas, los disolventes y/o las técnicas de purificación involucradas en estos métodos no permiten convertirlo de manera eficiente y sencilla a escala industrial.
Un objetivo permanente de la síntesis orgánica es crear procesos de síntesis que puedan transponerse a las condiciones industriales. Para cumplir con los requisitos de los procesos industriales, se deben optimizar diferentes parámetros de la síntesis. En primer lugar, los disolventes deben ser lo menos volátiles posible para que sean fácilmente recuperables. Por tanto, los disolventes volátiles clorados, p. ej., el diclorometano, cloroformo y/o tetracloruro de carbono, preferiblemente se evitan. Además, los números de equivalentes de reactivos requeridos son preferiblemente limitados, las temperaturas involucradas preferiblemente permanecen en un intervalo fácilmente
accesible, y se deben privilegiar las etapas de purificación fáciles de proceder. Finalmente, preferiblemente las mezclas de reacción y el producto aislado son térmicamente estables.
Se han definido las Buenas Prácticas de Fabricación Actuales (c-GMP) para la preparación de productos farmacéuticos para su administración a seres humanos o animales. Las regulaciones de las GMP requieren un enfoque de calidad para la fabricación, lo que permite a las empresas minimizar o eliminar los casos de contaminación, confusiones y errores. Las regulaciones de las GMP abordan cuestiones que incluyen el mantenimiento de registros, las cualificaciones del personal, el saneamiento, la limpieza, la verificación del equipamiento, la validación de procesos y la gestión de quejas.
Según el conocimiento del solicitante, hasta ahora no se ha descrito ningún procedimiento aplicable industrialmente para sintetizar el compuesto PST3.1a.
Por lo tanto, un objeto de la presente invención es proporcionar un procedimiento para preparar PST3.1a que pueda adaptarse fácil y eficientemente a escala industrial, en comparación con el procedimiento de la técnica anterior en el que se usan compuestos no seguros, tales como cloroformo y éter dietílico, y/o cromatografía en columna.
Por otra parte, dado que para el tratamiento humano generalmente se requiere una forma muy pura, típicamente superior al 99,0 por ciento, de cualquier fármaco, un método que combine el control de la formación de isómeros y una purificación final fácil es particularmente ventajoso.
Además, el objetivo de la invención es, además de las cuestiones del método, proporcionar propiedades físicas en estado sólido del Compuesto I. Estas propiedades pueden ser influenciadas controlando las condiciones en las que se obtiene el Compuesto I en forma sólida. Las propiedades físicas en estado sólido incluyen, por ejemplo, la fluidez del sólido molido. La fluidez afecta a la facilidad con la que se manipula el material durante el procesamiento en un producto farmacéutico. Cuando las partículas del compuesto en polvo no fluyen entre sí fácilmente, un especialista en formulaciones tiene que necesitar el uso de agentes deslizantes tales como dióxido de silicio coloidal, talco, almidón o fosfato de calcio tribásico.
Otra propiedad importante del estado sólido de un compuesto farmacéutico es su velocidad de disolución en un fluido acuoso. La velocidad de disolución de un ingrediente activo en el fluido del estómago de un paciente puede tener consecuencias terapéuticas, ya que impone un límite superior en la velocidad a la que un ingrediente activo administrado por vía oral puede llegar al torrente sanguíneo del paciente. La velocidad de disolución también es una consideración en formulaciones de jarabes, elixires y otros medicamentos líquidos. La forma de estado sólido de un compuesto también puede afectar su comportamiento en la compactación y su estabilidad durante el almacenamiento.
Estas características físicas prácticas están influenciadas por la conformación y orientación de las moléculas en la celda unitaria, que definen una forma polimórfica particular de una sustancia. La forma polimórfica puede dar lugar a un comportamiento térmico diferente al del material amorfo u otra forma polimórfica. El comportamiento térmico se mide en el laboratorio mediante técnicas tales como el punto de fusión capilar, el análisis termogravimétrico ("TGA") y la calorimetría diferencial de barrido ("DSC") y se puede utilizar para distinguir algunas formas polimórficas de otras. Una forma polimórfica particular también puede dar lugar a distintas propiedades espectroscópicas que pueden detectarse mediante cristalografía de rayos X de polvo y espectrometría infrarroja.
Generalmente, el sólido cristalino tiene una mejor estabilidad química y física respecto a la forma amorfa y formas con baja cristalinidad. También puede presentar una menor higroscopicidad, mejores propiedades generales y/o fluidez.
El descubrimiento de nuevas formas polimórficas de un compuesto farmacéuticamente útil proporciona una nueva oportunidad para mejorar las características de rendimiento de un producto farmacéutico. Amplía el repertorio de materiales que un científico de formulaciones tiene disponible para diseñar, por ejemplo, una forma de dosificación farmacéutica de un fármaco con un perfil de liberación dirigido u otras características deseadas. Existe una necesidad en la técnica del Compuesto I cristalino y de formas polimórficas ventajosas del mismo.
Sumario de la invención
La presente invención se refiere a una nueva forma polimórfica cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2A5-[1,2]oxafosfinano que tiene una alta usabilidad como medicamento, para uso como fármaco en medicina humana o veterinaria.
La presente invención también se refiere a un método para la preparación de dicha forma polimórfica cristalina, en particular a partir de PST3.1a.
También se ocupa del método general para la preparación de dicha forma polimórfica cristalina, más particularmente a partir de la reacción de 2,3,5-tri-O-bencilarabinosa 3 con fenilfosfinato de etilo 4.
En otro aspecto, la presente invención proporciona una composición farmacéutica que comprende la forma polimórfica cristalina descrita en el presente documento, y más particularmente preparada mediante el procedimiento de la presente invención, y uno o más excipientes farmacéuticamente aceptables.
La presente invención proporciona además un procedimiento para preparar una formulación farmacéutica que comprende combinar la forma polimórfica cristalina descrita en el presente documento con al menos un excipiente farmacéuticamente aceptable.
La presente invención proporciona además la forma polimórfica cristalina descrita en este documento como un medicamento, en particular para su uso en el tratamiento de cánceres y/o para un uso para reducir o impedir la aparición de metástasis en un paciente que padece un cáncer.
La presente invención proporciona además el uso de la forma polimórfica cristalina descrita en el presente documento para la fabricación de una composición farmacéutica para el tratamiento de cánceres y/o para reducir o impedir la aparición de metástasis en un paciente que padece un cáncer.
Breve descripción de las figuras y de las abreviaciones
A menos que se especifique lo contrario, a lo largo de la descripción y reivindicaciones de la presente invención se utilizan las siguientes abreviaturas y denominaciones:
Ph = fenil(o); Et = etil(o); íBu = terc-butil(o) ; Ac = acetil(o)
THF = tetrahidrofurano
MeTHF = 2-metiltetrahidrofurano
MTBE = metil terc-butil éter
rt= temperatura ambiente
vol. = volumen
eq. = equivalente
RMN = Resonancia Magnética Nuclear
HPLC = Cromatografía de Líquidos de Alta Resolución
La FIG. 1 ilustra un patrón de difracción de rayos X de polvo para la forma cristalina de la invención caracterizado por reflexiones de difracción de rayos X de polvo a aproximadamente 8,65, 16,06, 16,53, 19,16 y 21,05 ± 0,20 grados dos theta (como se prepara en el ejemplo 1).
La FIG. 2 ilustra un análisis mediante DSC de la forma cristalina de la invención (como se prepara en el ejemplo 1). La FIG. 3 ilustra un análisis termogravimétrico de la forma cristalina de la invención (como se prepara en el ejemplo 1).
La FIG.4 ilustra el cambio de masa frente al tiempo durante los escalones de HR% de la forma cristalina de la invención (preparada por el ejemplo 1) durante el análisis por DVS.
La FIG. 5 ilustra los valores de masa frente a la HR% para la forma cristalina de la invención (como se prepara en el ejemplo 1) durante el análisis por DVS.
La FIG. 6 es el espectro RMN 1H-CDCl3 de la forma cristalina de la invención (como se prepara en el ejemplo 1), que incluye la ampliación de los intervalos de interés (arriba).
La FIG. 7 es el espectro de RMN 31P de la forma cristalina de la invención (como se prepara en el ejemplo 1), que incluye la ampliación de los intervalos de interés (arriba).
La FIG. 8 es el espectro RMN 13C-CDCl3 de la forma cristalina de la invención (como se prepara en el ejemplo 1), que incluye la ampliación de los intervalos de interés (arriba).
Descripción detallada de la invención
Como se usa en este documento, la expresión "temperatura ambiente" se refiere a una temperatura de entre aproximadamente 15°C y aproximadamente 30°C.
En la presente descripción, las formas singulares "un", "una" y "el(la)" incluyen la referencia al plural, y la referencia a un valor numérico particular incluye al menos ese valor particular, a menos que el contexto indique claramente lo contrario. Así, por ejemplo, para los expertos en la técnica una referencia a "un disolvente" es una referencia a uno o más de dichos disolventes y equivalentes de los mismos, y así sucesivamente.
Como se usa en este documento, el término "aproximadamente" o "alrededor" será entendido por una persona experta en la técnica y variará en cierta extensión en el contexto en el que se use. Si hay usos del término que no son claros para los expertos en la técnica dado el contexto en el que se usa, "aproximadamente" o "alrededor" significarán hasta más o menos el 10% del término particular.
En este documento, los porcentajes se expresan en peso, a menos que se especifique lo contrario.
De acuerdo con la invención, el término "comprende(n)" o "que comprende(n)" (y otros términos comparables, por ej., "que contiene(n)" y "que incluye(n)") es "abierto" y puede interpretarse en general de manera que se incluyen las características mencionadas específicamente y cualquier característica opcional, adicional y no especificada. También se puede interpretar como la frase "que consiste(n) esencialmente en" cuando se incluyen las características especificadas y cualquier característica opcional, adicional y no especificada que no afecte materialmente a la o las características básicas y nuevas de la invención reivindicada o la frase "que consiste(n) en” cuando solo se incluyen las características especificadas, a menos que se indique lo contrario.
Como se usa en este documento, los términos "tratamiento" o "terapia" (así como diferentes formas de palabras de los mismos) incluyen tratamiento preventivo (por ej., profiláctico), curativo o paliativo. Dicho tratamiento preventivo, curativo o paliativo puede ser total o parcial. Por ejemplo, la eliminación completa de los síntomas no deseados o la eliminación parcial de uno o más síntomas no deseados representaría un "tratamiento" como se contempla en este documento.
Como se empleó anteriormente y en toda la descripción, el término "cantidad eficaz" se refiere a una cantidad eficaz, en las dosis y durante los períodos de tiempo necesarios, para lograr el resultado deseado con respecto al tratamiento del trastorno, afección o efecto secundario relevante. Se apreciará que la cantidad eficaz de la forma polimórfica cristalina de la presente invención variará de un paciente a otro no solo con el compuesto, componente o composición particular seleccionado, la vía de administración y la capacidad de la forma polimórfica cristalina para provocar una respuesta deseada en el individuo, sino también con factores tales como el estado de la enfermedad o la gravedad de la afección que se va a aliviar, la edad, el sexo, el peso del individuo, el estado del paciente y la gravedad de la afección que se está tratando, la medicación concurrente o dietas especiales seguidas por el paciente en particular, y otros factores que reconocerán los expertos en la técnica, quedando finalmente la dosis apropiada a discreción del médico asistente. Los regímenes de dosificación pueden ajustarse para proporcionar una mejor respuesta terapéutica. Una cantidad eficaz es también aquella en la que cualquier efecto tóxico o perjudicial de la forma polimórfica cristalina es superado por los efectos terapéuticamente beneficiosos. Como ejemplo, la forma polimórfica cristalina útil en los métodos terapéuticos de la presente invención se administra en una dosis y durante un tiempo tal que la tasa de metástasis y/o la aparición de las mismas se reducen en comparación con el nivel de las mismas antes del inicio de tratamiento.
"Farmacéuticamente aceptable" se refiere a aquellos compuestos, materiales, composiciones y/o formas de dosificación que, dentro del alcance del juicio médico sólido, son adecuados para el contacto con los tejidos de seres humanos y animales sin toxicidad excesiva, irritación, respuesta alérgica u otras complicaciones del problema acordes con una relación beneficio/riesgo razonable.
Cada una de las realizaciones particulares/preferidas/específicas especificadas en el presente documento pueden combinarse entre sí, a menos que sean incompatibles.
El documento J. Med. Chem. 2012, 55, 2196-2211, las solicitudes PCT WO2009/004096 y WO2014/128429 describen el aislamiento y la recuperación de PST3.1a mediante métodos cromatográficos. Sin embargo, las formas sólidas obtenidas fueron mezclas de formas polimórficas.
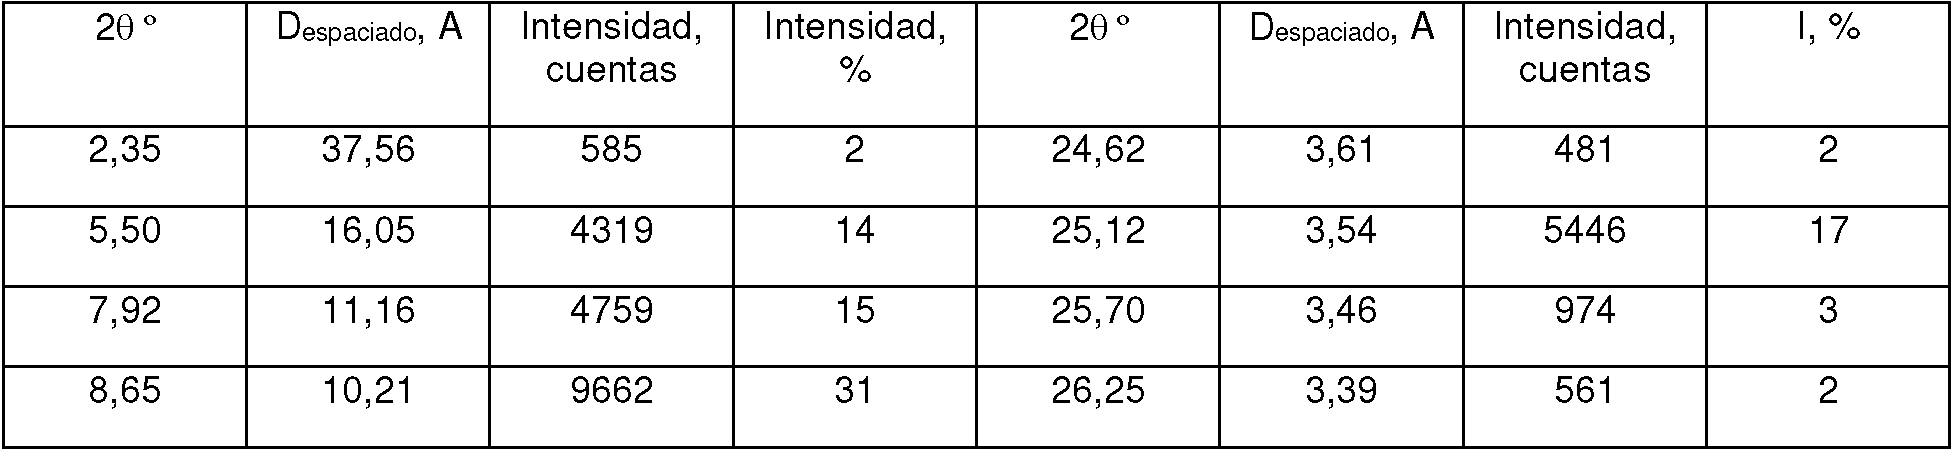
La presente invención proporciona una forma cristalina del Compuesto I, caracterizada por reflexiones de difracción de rayos X de polvo a aproximadamente 8,65, 16,06, 16,53, 19,16 y 21,05 ± 0,2, preferiblemente ± 0,1, grados dos theta. Esta forma cristalina se puede caracterizar además por reflexiones de difracción de rayos X en polvo a aproximadamente 14,04, 17,69, 19,66, 22,02 y 25,12 ± 0,2 grados dos theta, o sustancialmente como se muestra en la FIG. 1 o la Tabla 1 a continuación.
Tabla 1

Preferiblemente, esta forma cristalina del Compuesto I de la invención tiene menos que aproximadamente 20% de cualquier otra forma del Compuesto I presente, más preferiblemente tiene menos que aproximadamente 10% de cualquier otra forma del Compuesto I presente, incluso más preferiblemente es una forma sustancialmente pura, es decir, tiene menos que aproximadamente 5% de cualquier otro Compuesto I presente y, lo más preferiblemente, tiene menos que aproximadamente 2% de cualquier otro Compuesto I presente.
En una realización particular, la forma cristalina del Compuesto I de la invención tiene un punto de fusión, por Calorimetría Diferencial de Barrido (DSC), de 175,5-177,5°C, más específicamente 176,2°C ± 0,4°C (o ± 0,3°C), a una velocidad de calentamiento de 10 °C/min.
En una realización particular, esta forma cristalina del Compuesto I no muestra ninguna pérdida de peso significativa, medida por análisis termogravimétrico ("TGA") en el intervalo de aproximadamente 25°C a 250°C, es decir, antes y después de su punto de fusión. En una realización particular, se midió un contenido de agua de hasta aproximadamente un 0,3% (p/p) por Karl Fisher.
En una realización particular, la forma cristalina de la invención no es higroscópica. Más específicamente, el análisis de sorción dinámica de vapor (DVS) de la forma cristalina de la invención muestra una pérdida de peso inferior al 0,1% en el intervalo de humedad relativa estudiado (HR de 0% a 95%).
Según una realización particular, los diámetros de esfera equivalentes en volumen medidos por métodos de difracción láser varían como sigue: D10: de 70-80 nm, y/o D50%: de 140-160 nm, y/o D90: 360-380 nm. D10, D50 y D90 representan respectivamente el diámetro medio del 10%, 50% y 90% del número de partículas medidas por métodos de difracción láser. Por ejemplo, el diámetro D10 es el diámetro en el que el 10% de las partículas está compuesto por partículas más pequeñas, y el D50 es el diámetro en el que el 50% de las partículas está compuesto por partículas más pequeñas.
Otro objeto de la presente invención se refiere a un método para la preparación de la forma cristalina de la invención, que comprende al menos una etapa de cristalización de una solución que comprende el isómero PST3.1a y acetona. Preferiblemente, la solución es una solución saturada de PST3.1a en acetona. En una realización más específica, la solución comprende además el isómero PST3.1b. La relación en peso de PST3.1a/PST3.1b en dicha solución puede variar de 40/60 a 90/10, preferiblemente de 50/50 a 90/10, y más específicamente de 60/40 a 85/15.
La etapa de cristalización (recristalización y separación) puede incluir un método de enfriamiento (un método que comprende enfriar un sistema de cristalización), un método de adición de un mal disolvente (un método que comprende agregar un mal disolvente a un sistema de cristalización) y cualquier otro método. En una realización particular, la etapa de cristalización incluye un método de enfriamiento. Para el método de enfriamiento, la velocidad de enfriamiento no está limitada particularmente a una específica. El enfriamiento puede ser un enfriamiento rápido o preferiblemente un enfriamiento lento. La velocidad de enfriamiento puede ser, por ejemplo, de aproximadamente 0,1 a 20 °C/minuto, preferiblemente de aproximadamente 5 a 15 °C/minuto y más preferiblemente de aproximadamente 10 a 15 °C/minuto.
Según una realización preferida, el método para la preparación de la forma cristalina de la invención comprende una, dos, tres, cuatro o cinco etapas de cristalización. La etapa de cristalización de la solución que comprende el isómero PST3.1a y acetona es preferiblemente la última etapa de cristalización. Según realizaciones específicas, la o las etapas de cristalización que preceden a la etapa de cristalización con acetona se llevan a cabo con una solución que comprende el isómero PST3.1a y un disolvente seleccionado del grupo que consiste en acetona y etanol, opcionalmente en combinación con agua o metil terc-butil éter (MTBE). Preferiblemente, la o las soluciones de la o las etapas de cristalización en el método de la invención son soluciones saturadas de PST3.1a en el disolvente seleccionado.
Según una realización particular, la etapa o las etapas de cristalización que preceden a la etapa de cristalización con acetona se llevan a cabo con soluciones que comprenden el isómero PST3.1a y etanol (opcionalmente con agua o MTBE, o preferentemente como único disolvente - disolvente puro). Preferiblemente, se llevan a cabo dos etapas de cristalización con soluciones que comprenden el isómero PST3.1a y etanol, seguidas de una etapa de cristalización de la solución que comprende el isómero PST3.1a y acetona.
El PST3.1a usado en la o las etapas de cristalización puede provenir de cualquier método conocido para preparar el mismo, tal como los métodos descritos en la técnica anterior citada. Generalmente, PST3.1a está presente en la mezcla A (con los otros 3 diastereoisómeros descritos anteriormente) o en una mezcla que comprende los compuestos PST3.1a y PST3.1b, como los únicos diastereoisómeros. Las proporciones de los diastereoisómeros en dichas mezclas pueden variar en un amplio intervalo y generalmente dependen del método para preparar las mismas. De acuerdo con una realización preferida, antes de las etapas de cristalización de la invención, la proporción de PST3.1a con respecto a los otros diastereoisómeros en la mezcla es la más alta, pero aún insatisfactoria (tal como menos que 90%, o incluso menos que 95 o 98%, medido por 31P RMN). Como se especificó anteriormente, en una realización específica, la mezcla comprende además el isómero PST3.1b. La relación en peso de PST3.1a/PST3.1b en dicha mezcla puede variar de 40/60 a 90/10, preferiblemente de 50/50 a 90/10, y más específicamente de 60/40 a 85/15.
La o las etapas de cristalización descritas anteriormente permiten no solo preparar una forma polimórfica según la invención y como se describió anteriormente, sino que también permiten aumentar la proporción de PST3.1a (con respecto a los otros tres diastereoisómeros, y en particular PST3. 1b) hasta el 99% (medido por 31P RMN) dando lugar a un rendimiento satisfactorio.
Según una realización particular, el PST3.1a implementado para la o las etapas de cristalización se prepara mediante el método que comprende las siguientes etapas:
a. Poner en contacto 2,3,5-tri-O-bencilarabinosa 3 y fenilfosfinato de etilo 4 en un disolvente orgánico, en presencia de terc-butóxido de potasio;
b. Añadir a la solución de la etapa a) de un agente neutralizante de terc-butóxido de potasio;
c. Añadir un disolvente orgánico inmiscible con agua a la mezcla de la etapa b) para permitir la decantación de la capa orgánica;
d. Lavar con agua, seguido de la adición de un disolvente de tipo éter o tolueno; y
e. Recuperar PST3.1a, preferiblemente por filtración.
El disolvente orgánico de la etapa a) puede ser de cualquier tipo, más preferiblemente se selecciona del grupo que consiste en THF, metil terc-butil éter, acetato de etilo, MeTHF, acetona, tolueno y una mezcla de los mismos. En una realización particular, el disolvente de la etapa a) es THF.
El agente neutralizante de la etapa b) puede ser cualquier agente capaz de desactivar el terc-butóxido de potasio en la etapa a). El agente neutralizante puede ser cualquier solución ácida muy diluida, incluido el exceso de agua. En una realización particular, dicho agente neutralizante es NH4CL
El disolvente orgánico inmiscible con agua de la etapa c) puede ser diclorometano, cloroformo o preferiblemente acetato de etilo.
El disolvente de la etapa d) puede ser tolueno o un tipo éter tal como éter isopropílico o, preferiblemente, metil tercbutil éter.
Según una realización preferida, en la etapa (a) se usa un equivalente molar de cada compuesto 3 y 4.
Según una realización preferida, la etapa (a) se lleva a cabo a una temperatura desde la temperatura ambiente hasta 40°C, más preferiblemente a temperatura ambiente, y preferiblemente a aproximadamente la presión atmosférica.
Según otra realización, el método para la preparación de la forma polimórfica cristalina de la invención comprende las etapas (a) a (e) como se detalla anteriormente, seguidas por la o las etapas de recristalización que se describieron anteriormente.
En otro aspecto, la presente invención proporciona una composición farmacéutica que comprende la forma polimórfica cristalina descrita en el presente documento, y más particularmente preparada mediante el método de la presente invención, y uno o más excipientes farmacéuticamente aceptables.
La presente invención proporciona además un procedimiento para preparar una formulación farmacéutica que comprende combinar la forma polimórfica cristalina descrita en el presente documento con al menos un excipiente farmacéuticamente aceptable.
La presente invención proporciona además la forma polimórfica cristalina descrita en este documento como un medicamento, en particular para su uso en el tratamiento de cánceres y/o para un uso para reducir o impedir la aparición de metástasis en un paciente que padece un cáncer.
La presente invención proporciona además el uso de la forma polimórfica cristalina descrita en el presente documento para la fabricación de una composición farmacéutica para el tratamiento de cánceres y/o para reducir o impedir la aparición de metástasis en un paciente que padece un cáncer.
La presente invención proporciona además un método para el tratamiento de cánceres y/o para reducir o impedir la aparición de metástasis en un paciente que padece un cáncer administrando a un paciente que necesita dicho tratamiento una cantidad eficaz de la forma polimórfica cristalina descrita en este documento.
En particular, la forma polimórfica cristalina descrita en este documento es útil como principio activo en composiciones farmacéuticas para uso humano o veterinario, destinadas a tratar cánceres (metastásicos o primarios), es decir, células cancerosas, o para impedir la aparición de cánceres, especialmente para reducir o impedir la aparición de metástasis en un paciente aquejado de cáncer. En el caso de que el paciente padezca un cáncer metastásico, la forma polimórfica cristalina descrita en el presente documento se dirige especialmente en particular a reducir o impedir la aparición de metástasis adicionales.
En la presente descripción, un paciente denota tanto un animal, en particular un mamífero no humano, como una persona. La expresión "paciente que padece un cáncer" significa tanto un paciente que padece un cáncer declarado (primario o metastásico) como un cáncer oculto, es decir, invisible, cuya existencia ha sido revelada, por ejemplo, por el descubrimiento de metástasis.
En la presente descripción, las células cancerosas denotan células que tienen características típicas de células que causan cáncer, tales como proliferación incontrolada, inmortalidad, potencial metastásico, crecimiento rápido y alta velocidad de proliferación, y ciertas características morfológicas específicas. Las células cancerosas a menudo tienen la forma de un tumor, pero tales células pueden existir solas en el cuerpo o pueden ser células cancerosas que no forman tumores, como las células leucémicas. Las células cancerosas pueden estar asociadas con numerosos tipos de cánceres, que comprenden, sin limitación, leucemia, un linfoma, un melanoma, un neuroblastoma, cáncer de hígado, cáncer de ovario, cáncer de cerebro, cáncer de pulmón, cáncer de intestino, cáncer de mama, cáncer de páncreas, cáncer de próstata, cáncer de testículo, cáncer de esófago, cáncer de útero, cáncer de cuello uterino, cáncer de riñón, cáncer de estómago, cáncer de vejiga, cáncer cerebroespinal o cáncer colorrectal. Para el tratamiento terapéutico de al menos uno de los cánceres mencionados anteriormente se pueden usar la forma polimórfica cristalina o las composiciones farmacéuticas de la invención.
Cuando se usa la forma polimórfica cristalina según la invención en el contexto de un tratamiento antimetastásico, el paciente padece un cáncer "primario". Este cáncer es un cáncer que es capaz de metastatizar, el cual puede ser, sin limitación, un melanoma, un glioblastoma multiforme, un cáncer de pulmón, especialmente cáncer de pulmón no microcítico, cáncer de intestino o cáncer colorrectal, cáncer de mama, cáncer de próstata, cáncer de testículo, cáncer de cuello uterino, cáncer de riñón, preferiblemente un glioblastoma multiforme, cáncer de mama o cáncer de pulmón no microcítico. La forma polimórfica cristalina de la invención es particularmente adecuada para tratar el riesgo de metástasis en un paciente que padece un glioblastoma multiforme. Ahora se reconoce que el glioblastoma multiforme (GBM), comúnmente conocido como glioblastoma, puede ser un cáncer con potencial metastásico que da lugar a una patología generalizada (Schonsteiner, S.S. et al., Journal of Clinical Oncology 2011, 29, 23, 668-671). Las células cancerosas que se originan a partir de glioblastomas pueden cruzar eficazmente la barrera hematoencefálica y establecer metástasis extraneurales. Los sitios notificados de metástasis extraneurales son los pulmones, la pleura, el hígado, los nódulos linfáticos cervicales, los huesos y la médula ósea.
El cáncer se selecciona más particularmente entre glioblastoma multiforme, cáncer de mama y cáncer de pulmón no microcítico, preferiblemente glioblastoma multiforme.
Una composición farmacéutica que comprende un compuesto anticanceroso de la invención se presenta igualmente en forma sólida o líquida. En forma líquida, la composición farmacéutica se presenta preferiblemente como una suspensión acuosa o como una suspensión no acuosa, o como una emulsión de agua en aceite o de aceite en agua.
Entre las composiciones farmacéuticas de la invención, se pueden mencionar particularmente aquellas composiciones que son adecuadas para la administración oral, tópica, parenteral, nasal, intravenosa, percutánea, transcutánea, rectal, perlingual o por vía aérea, y especialmente comprimidos simples o recubiertos de azúcar, comprimidos sublinguales, cápsulas, pastillas para chupar, supositorios, cremas, ungüentos, geles dérmicos y ampollas para ingesta oral o inyección.
El régimen de dosificación varía en función del sexo, la edad y el peso del paciente, en función de la vía de administración, y del tipo de cáncer, del estado de evolución del cáncer, en particular de si se han detectado metástasis en el paciente o no. El régimen de dosificación también puede variar dependiendo del tipo de tratamiento o tratamientos anticancerosos asociados.
En términos generales, una forma polimórfica de la invención se usa en cantidades que preferiblemente varíen desde 0,001 mg/kg de peso corporal del paciente o animal, hasta 1 g/kg de peso corporal del paciente o animal cada 24 horas, en una o varias tomas de fármaco. Preferiblemente, dicha cantidad es al menos igual a 0,01 mg/kg, más preferiblemente 0,05 mg/kg. Preferiblemente, dicha cantidad es como máximo igual a 500 mg/kg, más preferiblemente a 100 mg/kg.
Para ser administrada por vía oral, una composición farmacéutica según la invención puede presentarse en forma de comprimidos, cápsulas, comprimidos recubiertos, jarabes, suspensiones, soluciones, polvos, gránulos, emulsiones, suspensiones de microesferas o nanoesferas, suspensiones de vesículas lipídicas o varias vesículas basadas en polímeros.
Para ser administrado por vía oral, una composición farmacéutica de acuerdo con la invención puede estar en forma de comprimidos que se pueden obtener a partir de composiciones sólidas que comprenden la forma polimórfica cristalina de la invención en combinación con varios excipientes tales como celulosa microcristalina, citrato de sodio, carbonato de calcio, fosfato dicálcico o glicina. Se pueden utilizar diversos agentes desintegrantes tales como almidón (almidón de maíz, patata o tapioca, etc.), ácido algínico o un silicato. También se pueden usar aglutinantes tales como polivinilpirrolidona, sacarosa, gelatina o goma arábiga. También se pueden usar lubricantes tales como estearato de magnesio, laurilsulfato de sodio o incluso talco. Estas composiciones sólidas, en forma de polvo, pueden usarse para preparar cápsulas de gelatina. Para las composiciones sólidas, también se puede utilizar lactosa o polietilenglicol con un peso molecular elevado.
Para preparar composiciones líquidas para la administración oral, la forma polimórfica cristalina se puede combinar con varios edulcorantes, agentes aromatizantes, agentes colorantes, posiblemente junto con agentes emulsionantes o agentes de suspensión, en combinación con diluyentes tales como agua, etanol, propilenglicol, glicerina o cualquier combinación de estos excipientes.
Para ser administrada por vía parenteral, una composición farmacéutica según la invención puede presentarse en forma de soluciones y suspensiones para infusiones o inyecciones.
Para ser administradas por vía parenteral, se pueden usar soluciones o suspensiones, emulsiones o implantes de aceite o agua que, en particular, incluyen supositorios. Por ejemplo, la forma polimórfica cristalina se puede dispersar en un vehículo líquido tal como una solución salina líquida o una solución salina que contenga 5% en peso de dextrosa, que se utilizan tradicionalmente para preparar formulaciones farmacéuticas para inyección.
Para ser administradas por vía enteral, se pueden usar composiciones de liberación controlada, por ejemplo composiciones en las que la forma polimórfica cristalina está protegida del ambiente externo por una pluralidad de capas de recubrimiento que se descomponen de una manera diferente, por ejemplo tras entrar en contacto con un medio neutro o básico (revestimientos entéricos) o tras el contacto con un medio acuoso (capas de revestimiento que comprenden polímeros solubles o polímeros que se descomponen en agua).
En términos generales, una composición farmacéutica según la invención comprende de 0,01% a 99% en peso, y ventajosamente de 1% a 90% en peso, de un compuesto anticanceroso, en comparación con el peso total de la composición.
En términos generales, una composición farmacéutica de acuerdo con la invención comprende de 1% a 99,99% en peso, y ventajosamente de 10% a 99% en peso de un excipiente o una mezcla de excipientes farmacéuticamente aceptables.
La composición farmacéutica de la presente invención puede usarse para una administración parenteral, tópica o local, y de forma profiláctica y/o terapéutica. Por tanto, el compuesto anticanceroso según la invención se prepara en una forma adaptada a la vía de administración seleccionada, por ejemplo, en forma líquida o liofilizada. Las composiciones farmacéuticas que comprenden la forma polimórfica cristalina de la invención pueden contener un excipiente y/o un vehículo farmacéuticamente aceptable líquido o sólido, por ejemplo, un vehículo acuoso. Se pueden usar muchos
excipientes y/o vehículos farmacéuticamente aceptables, por ejemplo, agua, cuando sea apropiado en mezcla con propilenglicol o polietilenglicol, agua tamponada, una solución salina, una solución de glicina y sus derivados, así como agentes que se requieren para producir la condiciones fisiológicas, como por ejemplo agentes tamponantes y agentes reguladores del pH, tensioactivos, tales como acetato de sodio, lactato de sodio, cloruro de sodio, cloruro de potasio, cloruro de calcio, lista ésta que no es limitativa. Además, la composición farmacéutica se puede esterilizar usando métodos de esterilización que son bien conocidos por los expertos en la técnica.
Los vehículos, adyuvantes o excipientes inertes, no tóxicos y farmacéuticamente aceptables adecuados incluyen, como ejemplos no limitativos, diluyentes, disolventes/agentes solubilizantes, conservantes, agentes humectantes, agentes emulsionantes, agentes dispersantes, aglutinantes, agentes de hinchamiento, agentes desintegrantes, agentes encapsulantes, retardantes, lubricantes, absorbentes, agentes de suspensión, agentes colorantes, aromatizantes, estabilizantes, espesantes, etc. Dichos compuestos son, por ejemplo, carbonato de magnesio, estearato de magnesio, talco, lactosa, pectina, dextrina, almidón, gelatina, materiales basados en celulosa, manteca de cacao, etc.
Cuando se prepara una composición sólida en forma de comprimidos, el ingrediente activo principal se mezcla con un vehículo farmacéutico tal como gelatina, almidón, lactosa, estearato de magnesio, talco, goma arábiga o equivalentes.
Los comprimidos pueden recubrirse con sacarosa o cualquier otro material de partida adecuado o de otro modo pueden tratarse de tal manera que tengan una actividad de acción prolongada o retardada y liberen de manera sostenida una cantidad predeterminada de ingrediente activo.
Se obtiene una preparación de cápsulas mezclando el ingrediente activo con un diluyente y vertiendo la mezcla así obtenida en cápsulas blandas o duras.
Una composición farmacéutica en forma de jarabe o elixir puede contener el ingrediente activo junto con un edulcorante, preferiblemente un edulcorante hipocalórico, metilparabeno y propilparabeno como agentes antisépticos, así como un agente aromatizante y un agente colorante adecuado.
Los polvos o gránulos dispersables en agua pueden contener el ingrediente activo mezclado con agentes dispersantes o agentes humectantes o agentes de suspensión, tales como polivinilpirrolidona, así como edulcorantes o modificadores del sabor.
La forma polimórfica cristalina, como ingrediente activo, también se puede formular en microcápsulas, opcionalmente con uno o más soportes o aditivos.
En términos generales, para proporcionar una composición farmacéutica según la presente invención, los expertos en la técnica pueden consultar ventajosamente la edición más reciente de la Farmacopea Europea, por ejemplo, la 5a edición de la Farmacopea Europea publicada en enero de 2005, o la 6a edición de la Farmacopea Europea, puesta a disposición del público en junio de 2007.
Los expertos en la técnica pueden encontrar fácilmente métodos para preparar composiciones farmacéuticas de acuerdo con la invención, por ejemplo, en Remington's Pharmaceutical Sciences, Mid. Publishing Co, Easton, Pensilvania, EE.UU.
Los adyuvantes, vehículos y excipientes fisiológicamente aceptables también se describen en "Handbook of Pharmaceutical Excipients", Segunda Ed., American Pharmaceutical Association, 1994.
Para formular una composición farmacéutica según la invención, el experto en la técnica puede consultar ventajosamente la edición más reciente de la Farmacopea Europea o la Farmacopea de los Estados Unidos (USP).
Los expertos en la técnica pueden consultar de forma especialmente ventajosa la edición USP 30-NF 25a edición de la Farmacopea de los Estados Unidos (USP).
Cuando la composición farmacéutica según la invención comprende al menos un excipiente farmacéutica o fisiológicamente aceptable, es en particular un excipiente que es adecuado para una administración oral de la composición o un excipiente adecuado para una administración parenteral de la composición.
La invención se puede aplicar en combinación con otras modalidades terapéuticas, tales como quimioterapia, crioterapia, hipertermia, radioterapia, etc.
La presente invención se ilustrará ahora con los siguientes ejemplos no limitativos.
Ejemplos
Ejemplo 1
- Síntesis del Compuesto I a partir del compuesto 3 y del compuesto 4
La síntesis de PST3.1a se realizó partiendo de 2,3,5-tri-O-bencilarabinofuranosa 3 y fenilfosfinato de etilo 4 disponibles comercialmente (Esquema 1).

El tratamiento de una mezcla equimolar de 3 y 4 en THF con terc-butóxido de potasio (tBuOK) proporcionó una mezcla de 4 diastereoisómeros (Esquema 2).

PST3.1b fue la impureza principal (la relación PST3.1a/PST3.1b/otros diastereoisómeros obtenida fue: 29/31/39 (por 31P RMN).
El procedimiento general (antes de las etapas de cristalización) fue el siguiente (Esquema 3):
1. PhP(0)0Et(1 eq.)
tBuOK (20% en moles)
THF (1,7 vol.), rt
2. Desactivación con NH4CI25% (1 vol.)
3. Dilución con EtOAc (2 vol.)

5. Cambio de disolvente a MTBE (2x2 vol.) 
6. Precipitación en MTBE (3 vol.)
7. Filtración
Rendimiento 20-25%
Rendimiento 75/25-78/22
Esquema 3
Se añadió así acetato de etilo a la mezcla desactivada para permitir la decantación de la capa orgánica. Después de lavados acuosos y sin secar, los disolventes se cambiaron a metil terc-butil éter (MTBE) a vacío hasta que se produjo la precipitación. Se añadió MTBE y la suspensión amarilla resultante se filtró para producir PST3.1a bruto con un rendimiento del 20-25% (% en peso) y una relación PST3.1a/PST3.1b de 75/25 a 78/22 (medida por 31P RMN). Los otros dos diastereoisómeros se eliminaron de la mezcla mediante MTBE.
El cambio de disolvente se ensayó con éter isopropílico en lugar de MTBE: se aisló PST3.1a con buen rendimiento, pero con una mala relación de PST3.1a/PST3.1b (45/55).
- Etapa(s) de cristalización
Se ensayaron diferentes disolventes en el procedimiento de cristalización de un PST3.1a bruto con una relación PST3.1a/PST3.1b de 62/38 para mejorar el rendimiento y/o la relación 1a/1b. Los resultados se muestran en la Tabla 2.
Tabla 2


El uso de acetona en una mezcla bruta (62/38) (Tabla 2, entrada 1) rindió PST3.1a con un rendimiento del 45% en una relación 1a/1b de 88/12 (similar a los resultados adicionales: rendimiento del 45%, relación 1a/1b de 87/13 a partir de un compuesto bruto con una relación 1a/1b de 64/36). La recristalización en MTBE (Tabla 2, entrada 2) dio un buen rendimiento, pero el aumento de la relación 1a/1b fue limitado incluso si la mezcla de compuestos no era completamente soluble en 30 volúmenes de disolvente. El etanol mostró resultados muy interesantes con una proporción de 90/10 (Tabla 2, entrada 3). El tolueno y el isopropanol (Tabla 2, entradas 4 y 5) dieron malos resultados. Aprovechando los buenos resultados con etanol, se probaron mezclas utilizando este disolvente (Tabla 2, entradas 6 y 7), se obtuvieron resultados interesantes, pero sin mejorar el resultado en etanol puro.
Después de esta primera selección de disolvente, se consideró una secuencia completa de recristalización. La secuencia que utilizó acetona proporcionó PST3.1a puro (relación 99/1) con un rendimiento del 10% después de 3 recristalizaciones.
Después de 3 recristalizaciones en etanol, sólo se obtuvo una relación 96/4 pero con un rendimiento del 35%. Finalmente, una recristalización adicional en acetona proporcionó PST3.1a puro (relación 99/1) con un rendimiento total del 25% (secuencia de recristalización).
Partiendo de una relación de aproximadamente 98/2, se obtuvo PST3.1a de alta pureza después de 3 nuevas recristalizaciones en acetona (Esquema 4).
acetona Relación acetona Relación acetona Relación

75% 72% 80%
PST3.1a
Relación
98/2 Esquema 4
Finalmente, se implantó un método general como se muestra en el Esquema 5. La síntesis de PST3.1a se realizó con 263 gramos de compuesto 3 para proporcionar 26,7 g de compuesto final con un rendimiento del 7,8% con una buena relación PST3.1a/PST3.1b.1234567890

. .
263 g 6. Precipitación con MTBE (3 vol.) 26,7 g
7. Filtración Rendimiento 7,8%
8. Recrlstalización en EtOH (6,7 vol.) Relación 98,4/1,6
9. Recrlstalización en EtOH (9 vol.)
10. Recrlstalización en acetona (20 vol.)
Esquema 5
Se confirmó PST3.1a por 1H RMN (CDCla, 500MHz), 31P RMN (CDCla, 121MHz), y 13C RMN (CDCla, 125MHz) (véanse las Figuras 6, 7 y 8, respectivamente).
HPLC a 214 nm: pureza = 98,4%.
El procedimiento fue muy reproducible. Es interesante observar que, a partir de 32, 83, 93 y 263 g del compuesto 3 se obtuvieron resultados muy próximos en términos de rendimiento y pureza.
Ejemplo 2
Análisis del producto obtenido
- Difracción de rayos X de polvo (XRPD)
Los análisis de las muestras (producto obtenido realizando el Esquema 5 anterior) se realizaron en un difractómetro PANalytical X'Pert Pro, en modo de transmisión. La muestra (unos pocos miligramos) se colocó entre dos láminas de polímero (Kapton® y/o polipropileno). Vale la pena señalar que Kapton® exhibe un pico ancho con una intensidad baja alrededor de 20 = 5,5 °. Los análisis se realizaron entre 2° y 50° (a menos que se especifique lo contrario). La calibración del difractómetro se validó antes de cada campaña analítica para cumplir con los requisitos del sistema de calidad.
Tabla 3. Especificaciones técnicas de los análisis de difracción de rayos X de polvo

Calorimetría diferencial de barrido (DSC)
Los análisis se realizaron en un equipo de DSC Perkin Elmer Diamond. Las muestras (unos pocos miligramos de producto obtenidos mediante la realización del Esquema 5 anterior) se colocaron en un portador de muestras de aluminio de 25 pL y se aboquillaron con una tapa perforada. Los análisis se realizaron bajo purga de nitrógeno (20 mL/min) con barridos de temperatura entre 20°C y 300°C a 10 °/min (a menos que se indique lo contrario).
La calibración fue validada antes de cada campaña analítica para cumplir con los requisitos de nuestro sistema de calidad.
Termogravimetría (TGA)
Los análisis se realizaron en un equipo de TGA Perkin Elmer Pyris 1. Las muestras (unos pocos miligramos de producto obtenidos mediante la realización del Esquema 5 anterior) se colocaron en un portador de muestras de aluminio y se la tapa se aboquilló. Los análisis se realizaron bajo purga de nitrógeno (20 mL/min) y la cubierta se pinchó al comienzo del análisis.
Los barridos de temperatura se llevaron a cabo entre 25°C y 300°C a una velocidad de 10 °/min (a menos que se especifique lo contrario).
La calibración fue validada antes de cada campaña analítica para cumplir con los requisitos de nuestro sistema de calidad.
Sorción Dinámica de Vapor (DVS)
Los análisis se realizaron en un Sistema de Medición de Superficies DVS Intrinsic. Las muestras (unos pocos miligramos de producto obtenidos mediante la realización del Esquema 5 anterior) se colocaron en un portador de muestras de aluminio abierto. Los análisis se realizaron a 25°C.
La humedad relativa fue barrida entre HR 0% y HR 95% con escalones de HR 10% (40-0-95-0-95; a menos que se especifique lo contrario). El criterio de estabilidad fue una variación de masa menor que 0,002% en una ventana de 5 min. (con un tiempo de paso mínimo de 10 min y un máximo de 100 min).
La calibración fue validada antes de cada campaña analítica para cumplir con los requisitos de nuestro sistema de calidad.
Espectroscopia de Infrarrojos (FTIR-ATR)
Los espectros infrarrojos se midieron en un espectrómetro Nicolet iS5 FT-IR equipado con un módulo iS7 ATR, con los parámetros recogidos en la Tabla 4.
Tabla 4. Características de los análisis IR

Resultados
- El patrón de difracción de rayos X de polvo obtenido se presenta en la Figura 1.
Por tanto, la forma cristalina del Compuesto I se caracteriza por reflexiones de difracción de rayos X de polvo a aproximadamente 8,65, 16,06, 16,53, 19,16 y 21,05 ± 0,20, preferiblemente ± 0,1, grados dos theta. Esta forma cristalina puede caracterizarse además por reflexiones de difracción de rayos X de polvo a aproximadamente 14,04, 17,69, 19,66, 22,02 y 25,12 ± 0,20 grados dos theta, o sustancialmente como se muestra en la FIG. 1 o en la Tabla 1 (arriba).
- El termograma de DSC mostró una endotermia con inicio a 176,2°C, que corresponde a la fusión de la muestra. El análisis por DSC se presenta en la Figura 2.
- El análisis termogravimétrico no presenta ninguna pérdida de peso significativa antes y después de la fusión de la muestra, hasta 250°C (véase la Figura 3). El inicio de una pérdida de peso por encima de 250°C puede corresponder a la degradación de la muestra.
- El análisis por DVS presenta una pérdida inferior al 0,1% en las etapas de secado (consúltese la Figura 4). La muestra también exhibe una ganancia limitada del 0,1% con respecto al peso inicial en los escalones en condiciones de humedad relativa más altas. Ambos ciclos muestran resultados similares. Por tanto, la muestra no es higroscópica. En la Figura 5 también se muestra una representación de la variación de peso con respecto a la muestra seca. En la etapa final del análisis, la muestra se mantiene a una HR de 95% antes de analizarla mediante difracción de rayos X de polvo. El patrón XRPD obtenido exhibe el mismo perfil que antes del análisis por DVS.
Ejemplo 3
Análisis adicional del producto obtenido
- Ensayo de compresión
La muestra (m = 103,83 mg) se introdujo en una matriz de 13 mm de diámetro. A continuación, la muestra se comprimió con una prensa hidráulica a una presión de 10 toneladas durante 5 minutos e inmediatamente se analizó mediante difracción de rayos X.
Resultados
La superposición de los patrones de difracción obtenidos tras el análisis de todo el pellet sometido a una presión de 10 toneladas durante 5 min con los del material de partida tiene los mismos picos. Este resultado muestra la estabilidad del compuesto de la invención en estado sólido después de la compresión. El patrón de difracción obtenido es característico de la muestra cristalina.
- Otras formas polimórficas
Podrían obtenerse otras formas polimórficas recristalizando en disolventes orgánicos específicos partiendo de la forma cristalina de la invención. Sin embargo, dichas otras formas polimórficas no son estables después de varios días de maduración a temperatura ambiente (más específicamente a 25°C). Lo mismo se aplica a los ensayos de siembra cruzada en los que la forma cristalina de la invención parece ser la forma más estable a 25°C.
Claims (15)
1. Una forma cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2A5-[1,2]oxafosfinano, caracterizada por reflexiones de difracción de rayos X de polvo a aproximadamente 8,65, 16,06, 16,53, 19,16 y 21,05 ± 0,2 grados dos theta.
2. La forma cristalina según la reivindicación 1, en la que se caracteriza además por reflexiones de difracción de rayos X de polvo a aproximadamente 14,04, 17,69, 19,66, 22,02 y 25,12 ± 0,2 grados dos theta.
3. La forma cristalina según la reivindicación 1 o 2, en la que se caracteriza además por un patrón de difracción de rayos X de polvo como se muestra en la FIG. 1.
4. La forma cristalina según cualquiera de las reivindicaciones 1 -3, en la que tiene un punto de fusión, por Calorimetría Diferencial de Barrido (DSC), de 175,5-177,5°C, más específicamente 176,2°C ± 0,4°C, a una velocidad de calentamiento de 10 °C/min.
5. Un método para preparar una forma cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2A5-[1,2]oxafosfinano, en donde el método comprende al menos una etapa de cristalización de una solución que comprende acetona y un compuesto de la siguiente fórmula (I):

6. El método según la reivindicación 5, en donde comprende una, dos, tres, cuatro o cinco etapas de cristalización.
7. El método según la reivindicación 5 o 6, en el que la etapa de cristalización de la solución que comprende el compuesto de fórmula (I) y acetona es la última etapa de cristalización.
8. El método según la reivindicación 7, en el que la o las etapas de cristalización que preceden a la última etapa de cristalización se lleva o se llevan a cabo con una solución que comprende el compuesto de fórmula (I) y un disolvente seleccionado en el grupo que consiste en acetona y etanol, opcionalmente en combinación con agua o metil terc-butil éter.
9. El método según la reivindicación 8, en el que la o las etapas de cristalización que preceden a la última etapa de cristalización se lleva o se llevan a cabo con una solución que comprende el compuesto de fórmula (I) y etanol.
10. El método según cualquiera de las reivindicaciones 5-9, donde el método comprende que se lleven a cabo dos etapas de cristalización con soluciones que comprenden el compuesto de fórmula (I) y etanol, seguidas de una etapa de cristalización de la solución que comprende el compuesto de fórmula ( I) y acetona.
11. El método según cualquiera de las reivindicaciones 5-10, en el que, antes de la o las etapas de cristalización según cualquiera de las reivindicaciones 5-10, el compuesto de fórmula (I) se prepara mediante el método que comprende las siguientes etapas:
a. Poner en contacto 2,3,5-tri-O-bencilarabinosa 3 y fenilfosfinato de etilo 4 en un disolvente orgánico, en presencia de terc-butóxido de potasio;
b. Añadir a la solución de la etapa a) de un agente neutralizante de terc-butóxido de potasio;
c. Añadir un disolvente orgánico inmiscible con agua a la mezcla de la etapa b), preferiblemente acetato de etilo, para permitir la decantación de la capa orgánica;
d. Lavar con agua, seguido de la adición de un disolvente de tipo éter o tolueno, preferiblemente éter isopropílico o más preferiblemente metil terc-butil éter; y
e. Recuperar el compuesto de fórmula (I), preferiblemente por filtración.
12. El procedimiento según la reivindicación 11, en el que en la etapa (a) se usa un equivalente molar para cada compuesto 3 y 4.
13. El procedimiento según la reivindicación 11 o 12, en el que el solvente orgánico de la etapa a) se selecciona del grupo que consiste en THF, metil terc-butil éter, acetato de etilo, MeTHF, acetona, tolueno y una mezcla de los mismos, preferiblemente, el solvente de la etapa a) es THF.
14. Una composición farmacéutica que comprende la forma polimórfica cristalina según cualquiera de las reivindicaciones 1-4, y uno o más excipientes farmacéuticamente aceptables.
15. Una forma polimórfica cristalina según cualquiera de las reivindicaciones 1-4, como un medicamento, en particular para su uso en el tratamiento de cánceres y/o para un uso para reducir o impedir la aparición de metástasis en un paciente que padece un cáncer.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP16306202.9A EP3295944A1 (en) | 2016-09-20 | 2016-09-20 | Crystalline polymorphic form of 3-hydroxy-4,5-bis-benzyloxy-6-benzyloxymethyl-2-phenyl-2-oxo-2lambda5-[1,2]oxaphosphinane |
| PCT/EP2017/073682 WO2018054925A1 (en) | 2016-09-20 | 2017-09-19 | Crystalline polymorphic form of 3-hydroxy-4,5-bis-benzyloxy-6-benzyloxymethyl-2-phenyl-2-oxo-2lambda5-[1,2]oxaphosphinane |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2844425T3 true ES2844425T3 (es) | 2021-07-22 |
Family
ID=57130310
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES17776975T Active ES2844425T3 (es) | 2016-09-20 | 2017-09-19 | Forma polimórfica cristalina de 3-hidroxi-4,5-bis-benciloxi-6-benciloximetil-2-fenil-2-oxo-2lambda5-[1,2]oxafosfinano |
Country Status (11)
| Country | Link |
|---|---|
| US (1) | US10597414B2 (es) |
| EP (2) | EP3295944A1 (es) |
| JP (2) | JP7235661B2 (es) |
| KR (1) | KR102566383B1 (es) |
| CN (1) | CN109843300B (es) |
| AU (1) | AU2017329753B2 (es) |
| DK (1) | DK3515454T3 (es) |
| ES (1) | ES2844425T3 (es) |
| PL (1) | PL3515454T3 (es) |
| PT (1) | PT3515454T (es) |
| WO (1) | WO2018054925A1 (es) |
Families Citing this family (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US20240082271A1 (en) * | 2021-01-13 | 2024-03-14 | Phost’In Therapeutics | Methods of Treatment of Fibrotic Diseases |
| CA3249514A1 (en) | 2022-05-20 | 2023-11-23 | Phost'in Therapeutics | DOSE AND REGIMEN FOR A HETEROCYCLIC PHOSPHIN COMPOUND |
| WO2025132992A1 (en) | 2023-12-20 | 2025-06-26 | Phost'in Therapeutics | DEUTERATED DERIVATIVES OF 3-HYDROXY-4,5-BIS-BENZYLOXY-6-BENZYLOXYMETHYL-2-PHENYL-2-OXO-2λ5-[1,2]OXAPHOSPHINANE |
Family Cites Families (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE602008006081D1 (de) * | 2007-07-05 | 2011-05-19 | Centre Nat Rech Scient | Neue phosphorhaltige heterocyclische verbindungen, zuckeranaloga und zusammensetzungen mit antikrebswirkung, die diese enthalten |
| FR3002451B1 (fr) | 2013-02-25 | 2015-06-26 | Centre Nat Rech Scient | Heterocycles phosphores analogues de sucres a activite antimetastatique |
-
2016
- 2016-09-20 EP EP16306202.9A patent/EP3295944A1/en not_active Withdrawn
-
2017
- 2017-09-19 EP EP17776975.9A patent/EP3515454B1/en active Active
- 2017-09-19 PT PT177769759T patent/PT3515454T/pt unknown
- 2017-09-19 CN CN201780057865.3A patent/CN109843300B/zh active Active
- 2017-09-19 ES ES17776975T patent/ES2844425T3/es active Active
- 2017-09-19 KR KR1020197010181A patent/KR102566383B1/ko active Active
- 2017-09-19 PL PL17776975T patent/PL3515454T3/pl unknown
- 2017-09-19 AU AU2017329753A patent/AU2017329753B2/en active Active
- 2017-09-19 US US16/332,983 patent/US10597414B2/en active Active
- 2017-09-19 DK DK17776975.9T patent/DK3515454T3/da active
- 2017-09-19 JP JP2019536688A patent/JP7235661B2/ja active Active
- 2017-09-19 WO PCT/EP2017/073682 patent/WO2018054925A1/en not_active Ceased
-
2022
- 2022-07-07 JP JP2022109723A patent/JP2022125284A/ja not_active Withdrawn
Also Published As
| Publication number | Publication date |
|---|---|
| JP2022125284A (ja) | 2022-08-26 |
| EP3515454A1 (en) | 2019-07-31 |
| WO2018054925A1 (en) | 2018-03-29 |
| AU2017329753B2 (en) | 2022-05-19 |
| DK3515454T3 (da) | 2021-01-18 |
| PT3515454T (pt) | 2021-01-18 |
| EP3515454B1 (en) | 2020-11-11 |
| AU2017329753A1 (en) | 2019-04-04 |
| JP7235661B2 (ja) | 2023-03-08 |
| EP3295944A1 (en) | 2018-03-21 |
| KR102566383B1 (ko) | 2023-08-11 |
| KR20190058518A (ko) | 2019-05-29 |
| CN109843300B (zh) | 2021-08-27 |
| CN109843300A (zh) | 2019-06-04 |
| PL3515454T3 (pl) | 2021-05-31 |
| US20190330252A1 (en) | 2019-10-31 |
| JP2019529552A (ja) | 2019-10-17 |
| US10597414B2 (en) | 2020-03-24 |
| CA3037093A1 (en) | 2018-03-29 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2960953T3 (es) | Forma de sal de clorhidrato para la inhibición de EZH2 | |
| ES2975263T3 (es) | Formas cristalinas de un compuesto triazolopirimidínico | |
| ES2843561T3 (es) | Sales farmacéuticamente aceptables del ácido beta-guanidinopropionico con propiedades mejoradas y usos de las mismas | |
| ES2573116T3 (es) | Profármacos de 6-ciclohexil-1-hidroxi-4-metilpiridin-2(1H)-ona y sus derivados | |
| ES2968421T3 (es) | Atropisomerismo para la selectividad potenciada de inhibidor de cinasa | |
| CN119744262A (zh) | 哌啶基-甲基-嘌呤胺d-酒石酸盐、晶型,及其在治疗医学疾病和病况中的用途 | |
| US10633399B2 (en) | Functionalized aminobenzoboroxoles | |
| US8158645B2 (en) | Compound, corresponding compositions, preparation and/or treatment methods | |
| JP2022125284A (ja) | 3-ヒドロキシ-4,5-ビス-ベンジルオキシ-6-ベンジルオキシメチル-2-フェニル-2-オキソ-2λ5-[1,2]オキサホスフィナンの結晶多形体 | |
| ES2928666T3 (es) | Piridinetionas, sus composiciones farmacéuticas y su uso terapéutico para el tratamiento de enfermedades proliferativas, inflamatorias, neurodegenerativas o inmunomediadas | |
| ES2343204T3 (es) | Formas cristalinas nuevas de hidrocloruro de irinotecan. | |
| US20090325996A1 (en) | Camptothecin derivatives and their use | |
| EA014909B1 (ru) | Кристаллические формы пролекарства на основе амида гемцитабина, композиции на их основе и их применение | |
| CN101454309A (zh) | 焦谷氨酸衍生物的合成和用途 | |
| WO2013178545A1 (en) | Acid ceramidase inhibitors and their use as medicaments | |
| TW201922690A (zh) | 環-amp反應元素結合蛋白的抑制劑 | |
| CN114341149A (zh) | 用于治疗癌症的二核苷酸化合物及其医学用途 | |
| US20250109104A1 (en) | Squaraine fluorophores | |
| CN111094313A (zh) | 盐酸伊达比星一水合物的晶型 | |
| JP7282787B2 (ja) | ピラゾロ[3,4-d]ピリミジンの結晶 | |
| CA3037093C (en) | Crystalline polymorphic form of 3-hydroxy-4,5-bis-benzyloxy-6-benzyloxymethyl-2-phenyl-2-oxo-2lambda5-[1,2]oxaphosphinane | |
| CN103864871B (zh) | 一种盐酸吉西他滨化合物 | |
| HK40041642A (en) | Crystal of pyrazolo[3,4-d]pyrimidine | |
| BR112020003865B1 (pt) | Composições farmacêuticas compreendendo sepiapterina e usos das mesmas | |
| CN109535060A (zh) | 一种刺猬通路抑制剂及其制备方法和应用 |