ES2874185T3 - Nuevo compuesto o una sal farmacéuticamente aceptable del mismo - Google Patents
Nuevo compuesto o una sal farmacéuticamente aceptable del mismo Download PDFInfo
- Publication number
- ES2874185T3 ES2874185T3 ES17820316T ES17820316T ES2874185T3 ES 2874185 T3 ES2874185 T3 ES 2874185T3 ES 17820316 T ES17820316 T ES 17820316T ES 17820316 T ES17820316 T ES 17820316T ES 2874185 T3 ES2874185 T3 ES 2874185T3
- Authority
- ES
- Spain
- Prior art keywords
- group
- methyl
- piperidin
- indolin
- pyrimidin
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 *C1*(*)=C(*NC2(CC3)CCN3C(N*)=NC(*CCC3)=C3C=*)C2=C(*)*=C1* Chemical compound *C1*(*)=C(*NC2(CC3)CCN3C(N*)=NC(*CCC3)=C3C=*)C2=C(*)*=C1* 0.000 description 28
- LAYYVCMXEFPADQ-HEHNFIMWSA-N CCOC(CC(CCCN(CC1)/C(/C)=C/C(CCCC2)=C2C=O)Cc2c1cccc2)=O Chemical compound CCOC(CC(CCCN(CC1)/C(/C)=C/C(CCCC2)=C2C=O)Cc2c1cccc2)=O LAYYVCMXEFPADQ-HEHNFIMWSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/10—Spiro-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/517—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with carbocyclic ring systems, e.g. quinazoline, perimidine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
- A61K31/52—Purines, e.g. adenine
- A61K31/522—Purines, e.g. adenine having oxo groups directly attached to the heterocyclic ring, e.g. hypoxanthine, guanine, acyclovir
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5375—1,4-Oxazines, e.g. morpholine
- A61K31/5377—1,4-Oxazines, e.g. morpholine not condensed and containing further heterocyclic rings, e.g. timolol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/54—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame
- A61K31/541—Non-condensed thiazines containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/695—Silicon compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/02—Stomatological preparations, e.g. drugs for caries, aphtae, periodontitis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/08—Drugs for skeletal disorders for bone diseases, e.g. rachitism, Paget's disease
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P21/00—Drugs for disorders of the muscular or neuromuscular system
- A61P21/02—Muscle relaxants, e.g. for tetanus or cramps
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/04—Anorexiants; Antiobesity agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/12—Drugs for disorders of the metabolism for electrolyte homeostasis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/12—Antivirals
- A61P31/20—Antivirals for DNA viruses
- A61P31/22—Antivirals for DNA viruses for herpes viruses
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/02—Antineoplastic agents specific for leukemia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/12—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains three hetero rings
- C07D471/20—Spiro-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/02—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains two hetero rings
- C07D491/10—Spiro-condensed systems
- C07D491/107—Spiro-condensed systems with only one oxygen atom as ring hetero atom in the oxygen-containing ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/12—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains three hetero rings
- C07D491/20—Spiro-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D495/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms
- C07D495/12—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms in which the condensed system contains three hetero rings
- C07D495/20—Spiro-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D519/00—Heterocyclic compounds containing more than one system of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring system not provided for in groups C07D453/00 or C07D455/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F7/00—Compounds containing elements of Groups 4 or 14 of the Periodic Table
- C07F7/02—Silicon compounds
- C07F7/08—Compounds having one or more C—Si linkages
- C07F7/18—Compounds having one or more C—Si linkages as well as one or more C—O—Si linkages
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Veterinary Medicine (AREA)
- Pharmacology & Pharmacy (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Epidemiology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Virology (AREA)
- Hematology (AREA)
- Neurology (AREA)
- Physical Education & Sports Medicine (AREA)
- Oncology (AREA)
- Molecular Biology (AREA)
- Biotechnology (AREA)
- Orthopedic Medicine & Surgery (AREA)
- Communicable Diseases (AREA)
- Rheumatology (AREA)
- Biomedical Technology (AREA)
- Neurosurgery (AREA)
- Pain & Pain Management (AREA)
- Obesity (AREA)
- Diabetes (AREA)
- Pulmonology (AREA)
- Child & Adolescent Psychology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Oxygen Or Sulfur (AREA)
Abstract
Un compuesto o una sal farmacéuticamente aceptable del mismo, estando el compuesto representado por la siguiente fórmula general (1): **(Ver fórmula)** en donde en la fórmula (1), A1, A2, A3 y A4 se definen, tal que ambos de A1 y A2 representan un enlace sencillo, uno de A1 y A2 representa un enlace sencillo y el otro representa CH2, o A1 representa un enlace sencillo y A4 representa CH2, uno de A3 y A4 es CH2 o CO y el otro es O o NR1 cuando ambos de A1 y A2 representan un enlace sencillo o cuando A1 representa CH2 y A2 representa un enlace sencillo, uno de A3 y A4 es NR1 y el otro es CH2 o CO cuando A1 representa un enlace sencillo y A2 representa CH2, o uno de A2 y A3 es NR1 y el otro es CH2 o CO cuando A1 representa un enlace sencillo y A4 es CH2, en donde R1 representa un grupo metilo, un grupo etilo, un grupo propilo, un grupo isopropilo, un grupo butilo, un grupo isobutilo, un grupo sec-butilo, un grupo terc-butilo, un grupo pentilo, un grupo isopentilo, un grupo hexilo, un grupo isohexilo, un grupo 2-hidroxietilo, un grupo 2-hidroxipropilo, un grupo 3-hidroxipropilo, un grupo 2,3- dihidroxipropilo, un grupo 2-hidroxi-2-metilpropilo, un grupo 2-metoxietilo, un grupo 3-metoxipropilo, grupo 2,2,2- trifluoroetilo, un grupo 2-fluoroetilo, grupo 2,3-difluoroetilo, un grupo 2-cloroetilo, grupo 3-cloropropilo, grupo 2- bromoetilo, un grupo 2-yodoetilo, un grupo cianometilo, un grupo 2-cianoetilo, un grupo bencilo, un grupo 2- fluorofenilmetilo, un grupo 2-piridilmetilo, un grupo 3-piridilmetilo, un grupo 4-piridilmetilo, un grupo 6-cloro-3- piridilo, un grupo 2-pirimidilmetilo, un grupo 5-pirimidilmetilo, un grupo ciclopropilmetilo, un grupo 2-tetrahidro furilmetilo, un grupo amidinometilo o un grupo carbamoilmetilo, una estructura compuesta por E1, E2, E3 y E4 es un grupo representado por la siguiente fórmula: -E1-E2-E3-E4-, en donde los enlaces entre E1, E2, E3 y E4 cada uno representa un enlace sencillo o un enlace doble, y en donde E1 es N o CR2, E2 es N o CR3, E3 es N o CR4, y E4 es N o CR5; es un grupo en el cual E1 representa un enlace sencillo y el cual está representado por la siguiente fórmula: -E2-E3=E4- en donde E2 es O o S y E3 y E4 son CH; o es un grupo en el cual E1 representa un enlace sencillo y el cual está representado por la siguiente fórmula: -E2=E3-E4- en donde E2 y E3 son CH y E4 es O o S, R2, R3, R4 y R5 son cada uno independientemente un átomo de hidrógeno, un átomo de flúor, un átomo de cloro, un átomo de bromo, un átomo de yodo, un grupo ciano, un grupo hidroxi, un grupo metoxi, un grupo etoxi, un grupo 2-hidroxietoxi, un grupo 2-metoxietoxi, un grupo carboximatoxi, un grupo 5-tetrazolilmetoxi, un grupo cianometoxi, un grupo 4-piperidilmetoxi, un grupo 2-(N,N-dimetilamino)etoxi, un grupo 3-oxetanil metoxi, un grupo 2- morfolinoetoxiun grupo, un grupo 2-(N-metilpiperazino)etoxi, un grupo 2-pirrolidinoetoxiun grupo, un grupo 2- piperidinoetoxi, grupo 3-pirrolidinopropoxi, un grupo 3-tetrahidro furiloxi, un grupo 4-tetrahidro piraniloxi, un grupo 4-(N-metilpiperidil)metoxi, un grupo 2-hidroxi-2-metilpropoxi, un grupo carbamoilmetoxi, un grupo piperidino, un grupo morfolino, un grupo piperazino, un grupo 4-cianopiperidino, un grupo 4-metoxicarbonilpiperazino, un grupo 3,5-dimetilmorfolino, un grupo 3,5-dimetilpiperazino, un grupo 4-metoxipiperidino, un grupo 4-carboxipiperidino, un grupo N-metilsulfonilpiperazino, un grupo 4-metilsulfonilpiperidino, un grupo N-2-hidroxi-2-metilpropilpiperazino, un grupo N-hidroxiacetilpiperazino, un grupo N-acetilpiperazino, un grupo N-metilpiperazino, un grupo N-(3- oxetanil)piperazino, un grupo 4-hidroxiciclohexilo, un grupo 1-metilpirazol-4-ilo, un grupo 4-(N,N- dimetilamino)fenilo, un grupo 4-etoxicarboniloxazol-2-ilo, un grupo 4-(N-metilpiperazino)fenilo, un grupo etoxicarbonilo, un grupo N-(2-morfolinoetil)carbamoílo, un grupo 2-oxazolilo, un grupo 4-morfolinocarboniloxazol- 2-ilo, un grupo 4-pirrolidinometiloxazol-2-ilo o un grupo 4-carboxi oxazol-2-ilo una estructura compuesta por G1, G2, G3 y G4 es un grupo representado por la siguiente fórmula: -G1-G2-G3-G4-, en donde los enlaces entre G1, G2, G3 y G4 cada uno representa un enlace sencillo o un doble enlace, y representado por la siguiente fórmula: -CH=CH-CH=CR6-, pero excluyendo un caso en donde tanto A1 y A2 representan un enlace sencillo, A3 es O y A4 es CO, la siguiente fórmula: -CH=CH-CH=N-, pero excluyendo un caso en donde tanto A1 y A2 representan un enlace sencillo, A3 es O y A4 es CO, la siguiente fórmula: -CH2-CH2- CH2-CH2-, la siguiente fórmula: -CO-CH2-CH2-N (R7)-, la siguiente fórmula: -CH2-CF2-CH2-CH2-, la siguiente fórmula: -CH2-O-CH2-CH2-, la siguiente fórmula: -CH2-S-CH2-CH2-, la siguiente fórmula: -CH2-CH2-N(R7)-CH2-, la siguiente fórmula: -CH2-CH2-CH2-O-, la siguiente fórmula: -CH2-CH2-CH2-N (R7)-, o la siguiente fórmula: -O-CH2- CH2-N(R7)- o es un grupo en el cual G1 representa un enlace sencillo, el cual está representado por la siguiente fórmula: -G2-G3-G4- (en donde los enlaces entre G2, G3 y G4 cada uno representa un enlace sencillo o un doble enlace), y el cual está por la siguiente fórmula: -CH=CH-N(R7)-, la siguiente fórmula: -CH2-CH2-N(R7)-, la siguiente fórmula: -N=CH-N(R7)-, o la siguiente fórmula: -N(R7)-CH=N-, R6 es un átomo de hidrógeno, un átomo de flúor, un átomo de cloro, un átomo de bromo, un átomo de yodo, un 236 grupo alquilo C1-6 o un grupo alquiloxi C1-6, y R7 es un átomo de hidrógeno, un grupo metilo, un grupo etilo, un grupo propilo, un grupo isopropilo, un grupo 2- hidroxietilo, un grupo 3-hidroxipropilo, un grupo 2,2,2-trifluoroetilo, un grupo 2-cianoetilo o un grupo 2-metoxietilo.
Description
DES
Nuevo compuesto o una sal farmacéuticamente aceptab
[Campo técnico]
La presente invención se refiere a un nuevo compuest específicamente se refiere a una nueva 2-(piperidin-1-il) del mismo que tiene actividad inhibidora de tanquirasa y farmacéutica que la comprende.
[Antecedentes de la técnica]
La poli (ADP-ribosilación) es una reacción bioquímica de aspartato de una proteína mediante el uso de dinucleót poli (ADP-ribosa) producida se compone de 200 unida ribosilación) polimerasa (PARP) se conoce como enzi (referencia no de patente 1).
PARP-5a y PARP-5b se denominan tanquirasa-1 y ta simplemente tanquirasa como término general para a reconoce que una proteína está poli (ADP-ribosilada), u la automultimerización, y un dominio catalítico de PARP no de patente 2 y 3).
La tanquirasa se une a diversas proteínas a través del d en poli (ADP-ribosa). Las proteínas de unión a tanquiras Mcl-1, 3BP2, etc. (referencia no de patente 3 y 4)). La t mediante poli-ADP-ribosilación de las proteínas.
Por tanto, la inhibición de la tanquirasa se considera útil como la proliferación celular, la diferenciación celular y l potencial de producir efectos sobre enfermedades q adenoma pancreático, cáncer de mama, astrocitoma, c mieloma múltiple, cáncer colorrectal, cáncer de epitelio como las infecciones por el virus del herpes simple y el querubismo, esclerosis múltiple, esclerosis lateral amiotr etc. Además, se ha sugerido que los inhibidores de l metástasis del cáncer (referencias no de patente 2, 4, 5,
Los ejemplos de compuestos desvelados que tienen acti 939 descrito en la referencia no de patente 8 y los comp estos compuestos no tienen una estructura espiro del c de estos compuestos aún no se ha utilizado como fár fármacos farmacéuticos de estos compuestos.
Mientras tanto, en cuanto a las 2-(piperidin-1-il)pirimidinreferencia de patente 3 solo desvela espiro[isobenz piperidinas, y solo enseña que estos regulan los recep aplicaciones tales como tratamientos de los trastornos contiene ninguna descripción sobre la actividad inhibidor
[Listado de referencias]
[Referencias de patente]
Documento de Patente 1: WO2013/117288
Documento de Patente 2: WO2013/182580
Documento de Patente 3: WO02/48152
Documento de Patente 4: WO2013/012723
[Referencias no de patente]
Documento no de patente 1: Schreiber V. et al., Nat. Documento no de patente 2: Riffell J. L. et al., Nat.R Documento no de patente 3: Guettler S. et al., Cell, CIÓN
el mismo
una sal farmacéuticamente aceptable del mismo, y más imidin-4(3H)-ona o una sal farmacéuticamente aceptable tiene una estructura espiro, y se refiere a una composición
adir una cadena de ADP-ribosa a un resto de glutamato o de nicotinamida y adenina como sustrato. La cadena de de ADP-ribosa como máximo. Una familia de poli (ADP-que catalizan una reacción de poli (ADP-ribosilación)
irasa-2, respectivamente, y normalmente se denominan s. La tanquirasa incluye un dominio de anquirina que minio de motivo alfa estéril (SAM) que está implicado en dirige las reacciones de poli (ADP-ribosilación) (referencia
io de anquirina intramolecular y convierte estas proteínas cluyen TRF1, NuMA, Plk1, Miki, Axina, TNKS1BP1, IRAP, irasa ajusta las funciones fisiológicas de estas proteínas
controlar las funciones fisiológicas de las proteínas, tales mación de tejidos. Los inhibidores de tanquirasa tienen el ncluyen: fibrosarcoma, cáncer de ovario, glioblastoma, er de pulmón, cáncer gástrico, carcinoma hepatocelular, nsicional de vejiga, leucemia, enfermedades infecciosas s de Epstein-Barr, fibrosis tales como fibrosis pulmonar, a, lesiones de piel y cartílago, enfermedades metabólicas, nquirasa también pueden ser eficaces para suprimir la 7).
d inhibidora de la tanquirasa incluyen un compuesto XAV-tos descritos en las de patente 1 y 2. Sin embargo, todos uesto de la presente invención. Adicionalmente, ninguno o farmacéutico y se ha exigido el desarrollo de nuevos
)-onas caracterizadas por tener una estructura espiro, La an-1,4'-piperidin]-3-onas y 3H-espiroisobenzofuran-1,4'-s del neuropéptido Y5 y, por lo tanto, son eficaces para entarios, diabetes y trastornos cardiovasculares, pero no e la tanquirasa.
.Mol.Cell Biol., Vol.7, No.7, pág.517-528, 2006
rug Discov., Vol.11, No.12, págs.923-936, 2012
47, No.6, págs.1340-1354, 2011
Documento no de patente 4: Lehtio L. et al., FEBS J., Documento no de patente 5: Clevers H., Cell, Vol.127 Documento no de patente 6: Ma L. et al., Oncotarget, Documento no de patente 7: Bastakoty D. et al., FAS Documento no de patente 8: Huang SM. et al., Nature
[Sumario de la Invención]
[Problema técnico]
La presente invención tiene como objetivo proporcionar mismo que tengan una excelente actividad inhibidora tratamiento y la profilaxis de enfermedades proliferativas otras enfermedades como el virus del herpes, escleros lesiones cutáneas y de cartílago y fibrosis pulmonar, y t contiene. Además, se describe un método para producir e y un compuesto intermedio útil para la producción.
[Solución al Problema]
Los presentes inventores han realizado estudios serio encontraron que un compuesto y una sal farmacéutica específica tienen una excelente actividad inhibidora de la invención.
Específicamente, la presente invención proporciona un c que incluye las siguientes invenciones.
[1] Un compuesto o una sal farmacéuticamente ace siguiente fórmula general (1):
.280, No.15, págs.3576-3593, 2013
.3, págs.469-480, 2006
. 6, N.° 28, págs.25390-25401, 2015
., Vol.29, No.12, págs.4881-4892, 2015
l.461, págs.614-620, 2009
compuesto y una sal farmacéuticamente aceptable del la tanquirasa y que sean útiles, por ejemplo, para el o el cáncer y también son útiles para el tratamiento de últiple, enfermedades del metabolismo de la glucosa, ién proporcionan una composición farmacéutica que las mpuesto y la sal farmacéuticamente aceptable del mismo
ara lograr los objetos anteriores y, en consecuencia, te aceptable del mismo que tiene una estructura espiro uirasa. Este hallazgo ha llevado a completar la presente
uesto o una sal farmacéuticamente aceptable del mismo
le del mismo, estando el compuesto representado por la

A1, A2, A3 y A4 se definen, tal que ambos de A1 y un enlace sencillo y el otro representa CH2, o A1 r uno de A3 y A4 es CH2 o CO y el otro es 0 o NR1 cuando A1 representa CH2 y A2 representa un en cuando A1 representa un enlace sencillo y A2 repr cuando A1 representa un enlace sencillo y A4 es C en donde R1 representa un grupo metilo, un grupo un grupo isobutilo, un grupo sec-butilo, un grupo hexilo, un grupo isohexilo, un grupo 2-hidroxietilo, 2,3-dihidroxipropilo, un grupo 2-hidroxi-2-metilprop 2,2,2-trifluoroetilo, un grupo 2-fluoroetilo, grupo grupo 2-bromoetilo, un grupo 2-yodoetilo, un gru grupo 2-fluorofenilmetilo, un grupo 2-piridilmetilo, cloro-3-piridilo, un grupo 2-pirimidilmetilo, un gru tetrahidrofurilmetilo, un grupo amidinometilo o un una estructura compuesta por E1, E2, E3 y E4 es u en donde los enlaces entre E1, E2, E3 y E4 cada donde E1 es N o CR2, E2 es N o CR3, E3 es N o C enlace sencillo y el cual está representado por la son CH, o es un grupo en el cual E1 representa u presentan un enlace sencillo, uno de A1 y A2 representa senta un enlace sencillo y A4 representa CH2,
ndo ambos de A1 y A2 representan un enlace sencillo o sencillo, uno de A3 y A4 es NR1 y el otro es CH2 o CO nta CH2, o uno de A2 y A3 es NR1 y el otro es CH2 o CO
lo, un grupo propilo, un grupo isopropilo, un grupo butilo, -butilo, un grupo pentilo, un grupo isopentilo, un grupo rupo 2-hidroxipropilo, un grupo 3-hidroxipropilo, un grupo un grupo 2-metoxietilo, un grupo 3-metoxipropilo, grupo ifluoroetilo, un grupo 2-cloroetilo, grupo 3-cloropropilo, ianometilo, un grupo 2-cianoetilo, un grupo bencilo, un rupo 3-piridilmetilo, un grupo 4-piridilmetilo, un grupo 6--pirimidilmetilo, un grupo ciclopropilmetilo, un grupo 2-o carbamoilmetilo,
upo representado por la siguiente fórmula: -E1-E2-E3-E4-representa un enlace sencillo o un enlace doble, y en E4 es N o CR5, es un grupo en el cual E1 representa un iente fórmula: -E2-E3=E4- en donde E2 es O o S y E3 y E4 lace sencillo y el cual está representado por la siguiente
fórmula: -E2=E3-E4- en donde E2 y E3 son CH y E4 R2, R3, R4 y R5 son cada uno independientement cloro, un átomo de bromo, un átomo de yodo, un gr un grupo 2-hidroxietoxi, un grupo 2-metoxietoxi, un cianometoxi, un grupo 4-piperidilmetoxi, un grupo grupo 2-morfolinoetoxiun grupo, un grupo 2-(N-m grupo 2-piperidinoetoxi, grupo 3-pirrolidinopropoxi, un grupo 4-(N-metilpiperidil)metoxi, un grupo 2-hi piperidino, un grupo morfolino, un grupo p metoxicarbonilpiperazino, un grupo 3,5-dimetil metoxipiperidino, un grupo 4-carboxipiperidin metilsulfonilpiperidino, un grupo N-2-hidroxi-2-me grupo N-acetilpiperazino, un grupo N-metilpiper hidroxiciclohexilo, un grupo 1-metilpirazol-4-ilo etoxicarboniloxazol-2-ilo, un grupo 4-(N-metilpip morfolinoetil)carbamoílo, un grupo 2-oxazolilo, pirrolidinometiloxazol-2-ilo o un grupo 4-carboxi ox un grupo representado por la siguiente fórmula: -G uno representa un enlace sencillo o un doble enlac -CH=CH-CH=CR6- pero excluyendo un caso en do O y A4 es CO, la siguiente fórmula: -CH=CH-CH representan un enlace sencillo, A3 es O y A4 es fórmula: -CO-CH2-CH2-N(R7)-, la siguiente fórmula: , la siguiente fórmula: -CH2-S-CH2-CH2-, la siguient CH2-CH2-O-, la siguiente fórmula: -CH2-CH2-CH2-grupo en el cual G1 representa un enlace sencillo, G4-(en donde los enlaces entre G2, G3 y G4 cada cual está por la siguiente fórmula: -CH=CH-N(R7)-, -N=CH-N(R7)-, o la siguiente fórmula: -N(R7)-CH=N R6 es un átomo de hidrógeno, un átomo de flúor, un grupo alquilo C1-6 o un grupo alquiloxi C1-6, y
R7 es un átomo de hidrógeno, un grupo metilo, un 2-hidroxietilo, un grupo 3-hidroxipropilo, un grup metoxietilo.
[2] El compuesto, o la sal farmacéuticamente aceptabl en la fórmula general (1), tanto A1 y A2 representan un y el otro es 0.
[3] El compuesto, o la sal farmacéuticamente aceptabl en la fórmula general (1), tanto A1 y A2 representan un y el otro es NR1.
[4] El compuesto o la sal farmacéuticamente aceptable en la fórmula general (1), la estructura compuesta por E2-E3-E4- en donde los enlaces entre E1, E2, E3 y E4 c en donde E1 es N o CR2, E2 es N o CR3, E3 es N o CR [5] El compuesto o la sal farmacéuticamente aceptable en la fórmula general (1), la estructura compuesta po fórmula: -G1-G2-G3-G4- y el cual se representa por la fó , la fórmula: -CH2-O-CH2-CH2-, la fórmula: -CH2-S-CH CH2-N(R7)-, o la fórmula: -O-CH2-CH2-N(R7)- o es un representa por la fórmula: -G2-G3-G4- en donde los sencillo o un doble enlace, y el cual está por la fórmula [6] El compuesto, o la sal farmacéuticamente aceptabl el compuesto representado por la fórmula general (1) o S,
átomo de hidrógeno, un átomo de flúor, un átomo de iano, un grupo hidroxi, un grupo metoxi, un grupo etoxi, o carboximatoxi, un grupo 5-tetrazolilmetoxi, un grupo ,N-dimetilamino)etoxi, un grupo 3-oxetanil metoxi, un erazino)etoxi, un grupo 2-pirrolidinoetoxiun grupo, un po 3-tetrahidro furiloxi, un grupo 4-tetrahidro piraniloxi, -2-metilpropoxi, un grupo carbamoilmetoxi, un grupo zino, un grupo 4-cianopiperidino, un grupo 4-no, un grupo 3,5-dimetilpiperazino, un grupo 4-n grupo N-metilsulfonilpiperazino, un grupo 4-pilpiperazino, un grupo N-hidroxiacetilpiperazino, un , un grupo N-(3-oxetanil)piperazino, un grupo 4-grupo 4-(N,N-dimetilamino)fenilo, un grupo 4-o)fenilo, un grupo etoxicarbonilo, un grupo N-(2-grupo 4-morfolinocarboniloxazol-2-ilo, un grupo 4--ilo, una estructura compuesta de G1, G2, G3 y G4 es 3-G4- en donde los enlaces entre G1, G2, G3 y G4 cada epresentado por la siguiente fórmula:
anto A1 como A2 representan un enlace sencillo, A3 es ero excluyendo un caso en donde tanto A1 como A2 a siguiente fórmula: -CH2-CH2-CH2-CH2-, la siguiente -CF2-CH2-CH2-, la siguiente fórmula: -CH2-O-CH2-CH2-ula: -CH2-CH2-N(R7)-CH2-, la siguiente fórmula: -CH2--, o la siguiente fórmula: -O-CH2-CH2-N(R7)- o es un al está representado por la siguiente fórmula: -G2-G3-representa un enlace sencillo o un doble enlace), y el uiente fórmula: -CH2-CH2-N(R7)-, la siguiente fórmula:
mo de cloro, un átomo de bromo, un átomo de yodo,
etilo, un grupo propilo, un grupo isopropilo, un grupo ,2-trifluoroetilo, un grupo 2-cianoetilo o un grupo 2-
mismo, de acuerdo con el punto [1], en donde
ce sencillo, mientras que uno de A3 y A4 es CH2 o CO
mismo, de acuerdo con el punto [1], en donde
ce sencillo, mientras que uno de A3 y A4 es CH2 o CO
ismo de acuerdo con [2] o [3], en donde
, E3 y E4 es un grupo representado por la fórmula: -E1-no representa un enlace sencillo o un enlace doble, y 4 es N o CR5
ismo de acuerdo con [2] o [3], en donde
G2, G3 y G4 es un grupo el cual se representa por la : -CH2-CH2-CH2-CH2-, la fórmula: -CH2-CF2-CH2-CH2--, la fórmula: -CH2-CH2-CH2-O-, la fórmula: -CH2-CH2-en el cual G1 representa un enlace sencillo, el cual se s entre G2, G3 y G4 cada uno representa un enlace =CH-N(R7)- o la fórmula: -CH2-CH2-N(R7)-.
mismo, de acuerdo con la reivindicación 1, en donde epresentado por la siguiente fórmula general (1-1):

en donde en la fórmula (1-1),
A3 es O, CH2, o CO, y A4 es CO o NR1 pero excluy en donde A3 es CH2 y A4 es CO, y un caso en dond G4 es CH2 o NR7 y R7 es un átomo de hidrógeno, isopropilo, un grupo 2-hidroxietilo, un grupo 3-hidro o un grupo 2-metoxietilo.
[7] El compuesto, o la sal farmacéuticamente aceptab
el compuesto representado por la fórmula general ( 5-[2-(dimetilamino)etoxi]-7-fluoro-1'-(8-metil-4-oxoespiro[isobenzofuran-1,4'-piperidina]-3-ona,
2-[{7-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidrop 1,4'-piperidina]-5-il}oxi]-N,N-dimetilacetamida,
2-[1-[(3-metoxibencil)espiro[indolin-3,4'-piperidin]-1' 2-[1-(piridin-4-ilmetil)espiro[indolin-3,4'-piperidin]-1'-2-[1-(piridin-3-ilmetil)espiro[indolin-3,4'-piperidin]-1'-2-(5-metoxi-1-metilespiro[indolin-3,4'-piperidin]-1'-il) 2-(4-fluoro-2-oxoespiro[indolin-3,4'-piperidin]-1'-il)-8 4-cloro-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazolin-2-carboxilato de etilo,
4-cloro-N-(2-morfolinoetil)-1'-(4-oxo-3,4,5,6,7,8-hex piperidina]-6-carboxamida,
2-(6-cloro-1-(piridin-3-il)metilespiro[indolin-3,4'-pipe 2-[4-cloro-1-(piridin-3-il)metilespiro[indolin-3,4'-piper 4-cloro-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazolin-2-4-cloro-6-hidroxi-1-metil-1'-(4-oxo-3,4,5,6,7,8-hexah 2-[4,6-difluoro-1-(piridin-3-il)metilespiro[indolin-3,4'-2-[4,6-difluoro-1-(pirimidin-5-il)metilespiro[indolin-3, 2-[4,6-difluoro-1-(piridin-2-il)metilespiro[indolin-3,4'-2-[4,6-difluoro-1-(piridin-4-il)metilespiro[indolin-3,4'-2-[4,6-difluoro-1-(2-hidroxietil)espiro[indolin-3,4' -pip 2-[4,6-difluoro-1-(2-hidroxietil)espiro[indolin-3,4'-pip 4.6- difluoro-1'-[8-(hidroximetil)-4-oxo-3,4-dihidroq 2-ona,
1- metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropiri 2- [4,6-difluoro-1-(pirimidin-2-il metil)espiro[indolin 4-cloro-1-metil-6-[4-(morfolin-4-carbonil)oxazol-2-il] il)espiro[indolin-3,4'-piperidina]-2-ona,
4-cloro-6-[4-(morfolin-4-carbonil)oxazol-2-il]-1-metil pirimidin-2-il)espiro[indolin-3,4'-piperidina]-2-ona,
4-cloro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahi piperidina]-7-carbonitrilo,
4-cloro-6-(4-etoxicarboniloxazol-2-il)-1-metil-1'-(8-m il)espiro[indolin-3,4'-piperidina]-2-ona,
4-cloro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahi metil)oxazol-2-il]espiro[indolin-3,4'-piperidina]-2-ona 4-cloro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahi piperidina]-7-carboxamida,
ácido 2-[4-cloro-1-metil-1'-(8-metil-4-oxo-3,4,5,6, 3,4'-piperidina]-6-il]oxazol-4-carboxílico,
4.6- difluoro-1'-(4-oxo-3,4,5,6,7,8-hexahidroquina un caso en donde tanto A3 como A4 son CO, un caso s O y A4 es NR1, y
po metilo, un grupo etilo, un grupo propilo, un grupo ilo, un grupo 2,2,2-trifluoroetilo, un grupo 2-cianoetilo
mismo, de acuerdo con el punto [1], en donde
selecciona entre el grupo que consiste en
,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-3H-,3-d]pirimidin-2-il)-3-oxo-3H-espiro[isobenzofuran-,7,8-tetrahidroquinazolin-4(3H)-ona,
,7,8-tetrahidroquinazolin-4(3H)-ona,
,7,8-tetrahidroquinazolin-4(3H)-ona,
,8-tetrahidroquinazolin-4(3H)-ona,
-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)-ona,
piridin-3-il)metilespiro[indolin-3,4'-piperidina]-6-quinazolin-2-il)-1-(piridin-3-il)metilespiro[indolin-3,4'-1'-il)-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
piridin-3-il)metilespiro[indolin-3,4'-piperidin]-2-ona,
uinazolin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
in]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
ridin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
din]-1'-il]-5,6,7,8-tetrahidroquinazolin-4 (3H)-ona,
din]-1'-il]-5,6,7,8-tetrahidroquinazolin-4 (3H)-ona,
]-1'-il]-8-metilquinazolin-4(3H)-ona,
]-1'-il]-8-(hidroximetil) quinazolin-4(3H)-ona,
olin-2-il]-1-(piridin-3-ilmetil)espiro[indolin-3,4'-piperidin]--d]pirimidin-2-il)espiro[indolin-3,4'-piperidina]-2-ona,
iperidina]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona, oxo-3,4,5,6,7,8-hexahidroquinazolin-2-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]
do[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d] pirimidin-2-do[2,3-d]pirimidin-2-il)-6-[4-(pirrolidin-1-ildo[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-xahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin--il)-1-(piridin-3-ilmetil)espiro[indolin-3,4'-piperidina]-2-ona,
4-doro-1-metN-6-(3-iriorfoNnopropoxi)-1-(4-oxo-3,4,5,6 piperidin]-2-ona,
2-(4,6-difluoro-1-metilespiro[indolin-3,4'-piperidina]-1'-i ona,
2-[4,6-difluoro-1-(2-hidroxietil)espiro[indolin-3,4'-piperi 4(3H)-ona,
4.6- difluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hex piperidina]-2-ona,
4.6- difluoro-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4,5, piperidina]-2-ona,
2-[4,6-difluoro-1-(2-fluorobencil)espiro[indolin-3,4'-pip 2-[4,6-difluoro-1-(3-fluorobencil)espiro[indolin-3,4'-pip 2-{1-[(6-doropiridin-3-il)metil]-4,6-difluoroespiro[indolin ona,
2-[4,6-difluoro-1-(piridin-3-ilmetil)espiro[indolin-3,4'-pip d]pirimidin-4-ona,
2-[4,6-difluoro-1-(piridin-3-ilmetil)espiro[indolin-3,4'-pip d]pirimidin-4(3H)-ona,
4-fluoro-6-hidroxi-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-piperidin]-2-ona,
4-fluoro-6-(2-hidroxietoxi)-1-metil-1'-(8-metil-4-oxo-3,4 il)espiro[indolin-3,4'-piperidin]-2-ona,
6-[2-(dimetilamino)etoxi]-4-fluoro-1-metil-1'-(8-metil-4-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidr morfolinoetoxi)espiro[indolin-3,4'-piperidin]-2-ona,
6-[2-(1,1-dioxidotiomorfolino)etoxi]-4-fluoro-1-metil-1'-( d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidr il)etoxi]espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidr propoxi)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-(2-metoxietoxi)-1-metil-1'-(8-metil-4-oxo-3,4 il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidr il)propoxi]espiro[indolin-3,4'-piperidin]-2-ona,
4.6- difluoro-1-(2-hidroxietil)-1'-[8-(trideuteriometil)-4 il]espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-metoxi-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-piperidin]-2-ona,
4-fluoro-1-(2-hidroxietil)-6-metoxi-1'-(8-metil-4-oxo-3,4 il)espiro[indolin-3,4'-piperidin]-2-ona,
2-[4,6-difluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidro piperidin]-1-il]acetonitrilo,
4-doro-6-[2-(dimetilamino)etoxi]-1-metil-1'-(8-metil-4-o il)espiro[indolin-3,4'-piperidin]-2-ona,
4-doro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidro iletoxi)espiro[indolin-3,4'-piperidin]-2-ona
4-doro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidro iletoxi)espiro[indolin-3,4'-piperidin]-2-ona,
4-doro-6-[2-(1,1-dioxidotiomorfolino)etoxi]-1-metil-1'-( il)espiro[indolin-3,4'-piperidin]-2-ona,
2-[4-fluoro-6-metoxi-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexa piperidina]-1-il]acetonitrilo,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidr il)oxiespiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-(2-hidroxietoxi)-1-(2-hidroxietil)-1'-(8-metil-4 il)espiro[indolin-3,4'-piperidin]-2-ona,
1'-(8-etil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimi piperidin]-2-ona,
4-fluoro-1-(2-hidroxietil)-6-(2-metoxietoxi)-1'-(8-metil-4 il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-hidroxi-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4 il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-h hexahidroqumazolm-2-N)espiro[indoNn-3,4-etil-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)--1'-il]-8-metil-5,6,7,8-tetrahidropirido[2,3-d]pirimidinropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
a]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
-piperidina]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-na]-1'-il]-7-metil-3,7-dihidro-4H-pirrolo[2,3-na]-1'-il]-8-metil-5,6,7,8-tetrahidropirido[2,3-hidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-7,8-hexahidropirido[2,3-d]pirimidin-2-,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-o[2,3-d]pirimidin-2-il)-6-(2-til-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-o[2,3-d]pirimidin-2-il)-6-[2-(4-metilpiperazin-1-o[2,3-d]pirimidin-2-il)-6-(3-morfolin-4-il-7,8-hexahidropirido[2,3-d]pirimidin-2-o[2,3-d]pirimidin-2-il)-6-[3-(pirrolidin-1-3,4,5,6,7,8-hexapirido[2,3-d]pirimidin-2-hidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-7,8-hexahidropirido[2,3-d]pirimidin-2-[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-[2,3-d]pirimidin-2-il)-6-(2-piperidin-1-[2,3-d]pirimidin-2-il)-6-(2-morfolin-4-il-4-oxo-3,4,5,6,7,8-hexapirido[2,3-d]pirimidin-2-pirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-o[2,3-d]pirimidin-2-il)-6-(1-metilpiperidin-4-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2--il)-4,6-difluoro-1-(2-hidroxietil)espiro[indolin-3,4'-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-7,8-hexahidropirido[2,3-d]pirimidin-2-idropirido[2,3-d]pirimidin-2-il)-6-(2-morfolin-4-iletoxi)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahid il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metiM-(8-irietN-4-oxo-3,4,5,6,7,8-hexahid ilmetoxi)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metilo,-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexah il)oxi]espiro[indolin-3,4'-piperidin]-2-ona,
6-(cis-3,5-dimetilpiperazin-1-il)-4-fluoro-1-metil-1'-(8-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
6-(3,8-diazabicido[3.2.1]octan-3-il)-4-fluoro-1-metil-1 d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
ácido 2-{[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7 3,4'-piperidin]-6-il]oxi}acético,
6-[(1H-tetrazol-5-il)metoxi]-4-fluoro-1-metil-1'-(8-meti il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-6-{2-[2-(hidroximetil)pirrolidin-1-il]etoxil-1-m d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-(1H)-on 4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2, benzofuran-3,4'-piperidin]-1-ona,
4-cloro-7-[2-(dimetilamino)etoxi]-1-metil-1'-(8-metil-4 il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-[4-(2-metoxietil)piperazin-1-il]-1-metil-1'-(8 il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahid il]espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-(2-hidroxietoxi)-1'-(8-metil-4-oxo-3,4,5,6,7 trifluoroetil)espiro[indolin-3,4'-piperidin]-2-ona,
6- [2-(dimetilamino)etoxi]-4-fluoro-1'-(8-metil-4-oxo trifluoroetil)espiro[indolin-3,4'-piperidin]-2-ona,
7- [2-(dimetilamino)etoxi]-4-fluoro-1'-(4-hidroxi-8-m metilespiro[indolin-3,4'-piperidin]-2-ona,
[4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirid oxoespiro[indolin-3,4'-piperidin]-1(2H)-il]acetonitrilo, 6-(4-acetilpiperazin-1-il)-4-fluoro-1-metil-1'-(8-metil-4 il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido trifluoroetil)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
6-[2-(dimetilamino)etoxi]-4-fluoro-1-(2-metoxietil)-1'-( 2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido (2,2,2-trifluoroetil)espiro[indolin-3,4'-piperidin]-2(1H)-4-fluoro-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8 il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
ácido {[4-fluoro-1-(8-metN-4-oxo-3,4, trifluoroetil)espiro[indolin-3,4'-piperidin]-6-il]oxi}acétic ácido {[4-fluoro-1-(2-metoxietil)-1'-(8-me oxoespiro[indolin-3,4'-piperidin]-6-il]oxi}acético,
4-fluoro-6-(2-hidroxietoxi)-1-(2-metoxietil)-1'-(8-metil il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
ácido 2-[4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5 piperidin]-7-il]oxiacético,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2, il)metoxi]espiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-7-(2-hidroxietoxi)-1'-(4-hidroxi-5,6,7,8-tetrah piperidin]-2-ona,
4-cloro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3 metoxi)espiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8 il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
6-[cis-3,5-dimetilpiperazin-1-il]-4-fluoro-1'-(8-metil-4-(2,2,2-trifluoroetil)espiro[indolin-3,4'-piperidin]-2-ona, 4-fluoro-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8 il)metoxi]espiro[indolin-3,4'-piperidin]-2-ona,
6-[(1H-tetrazol-5-il)metoxi]-4-fluoro-1'-(8-metil-4-oxotrifluoroetil)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2, o[2,3-d]pirimidin-2-il)-6-(4-metilpiperazin-1-o[2,3-d]piniTiidm-2-N)-6-(oxetan-3-irido[2,3-d]pirimidin-2-il)-6-[(tetrahidro-2H-piran-4-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-etil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-xahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolino-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-imidin-2-il)-6-(2-pirrolidin-1-iletoxi)espiro[2-,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2--4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-o[2,3-d]pirimidin-2-il)-6-[4-(oxetan-3-il) piperazin-1-ahidropirido[2,3-d]pirimidin-2-il)-1-(2,2,2-,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-1-(2,2,2-7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-]pirimidin-2-il)-6-(4-metilpiperazin-1-il)-2-,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-]pirimidin-2-il)-6-(2-pirrolidin-1-iletoxi)-1-(2,2,2-il-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-]pirimidin-2-il)-6-[2-(4-metilpiperazin-1-il)etoxi]-1-hidropirido[2,3-d]pirimidin-2-il)-6-(4-metilpiperazin-1--hexahidropirido[2,3-d]piriiriidm-2-N)-2-oxo-1-(2,2,2-xo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2--3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-o[2,3-d]pirimidin-2-il)-1-metil-2-oxoespiro[indolo-3,4'-imidin-2-il)-1-metil-7-[(1-metilpiperidin-4-rido[2,3-d]pirimidin-2-il)-1-metil-espiro[indolo-3,4'-midin-2-il)-1-metil-7-(2H-tetrazol-5-ilhidropirido[2,3-d]pirimidin-2-il)-6-(piperazin-1-,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il) 1-hidropirido[2,3-d]pirimidin-2-il)-6-[(1H-tetrazol-5-,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-1-(2,2,2-imidin-2-il)-1-metil-7-(1-metilpiperidin-4-
il)oxiespiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-1-(4-hidroxi-8-metN-6,7-dihidro-5H-pindo[2,3 ilmetoxi)espiro[indolo-3,4'-piperidin]-2-ona,
ácido 1-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7 3,4'-piperidin]-6-il]piperidin-4-carboxílico,
ácido 1-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7 3,4'-piperidin]-6-il]azetidin-3-carboxílico,
2-[4,6-difluoro-1-(8-metN-4-oxo-3,4,5,6,7,8-hexahidr piperidin]-1(2H)-il]acetamida,
4-doro-1-(4-hidroxi-8-metN-6,7-dihidro-5H-pindo[2,3-azabiciclo[3.2.1]octan-3-il)oxi]espiro[indolo-3,4'-piper 4-fluoro-7-(2-hidroxi-2-metilpropoxi)-1'-(4-hidroxi-5,6 espiro[indolo-3,4'-piperidin]-2-ona,
2-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexa piperidin]-6-il]oxi-N-(metilsulfonil)acetamida,
6-[2-(N,N-dimetilsulfamoil)aminoetoxi]-4-fluoro-1-me d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-on {[4-fluoro-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4,5,6,7, 3,4'-piperidin]-6-il]oxi}acetonitrilo,
[4,6-difluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidrop piperidin]-1(2H)-il]etanimidamida,
ácido 4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-h piperidina]-6-carboxílico,
N-(2-{[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-h 3,4'-piperidin]-6-il]oxi}etil)metanosulfonamida,
4-cloro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3 piperidin]-2-ona,
6- (4-ferc-butNpiperazin-1-N)-4-fluoro-1-(4-hidroxi-8 benzofuran-3,4'-piperidin]-1-ona,
2-{[4-fluoro-2-oxo-1'-(4-oxo-3,4,5,6,7,8-hexahidropiri 3,4'-piperidin]-6-il]oxi}acetonitrilo,
7- [2-(ferc-butNamino)etoxi]-4-fluoro-1-(4-hidroxi-8-metilespiro[indolo-3,4'-piperidin]-2-ona,
4-cloro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]piri piperidin]-2-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2, il]espiro[2-benzofuran-3,4'-piperidin]-1-ona,
4-fluoro-6-[4-(2-hidroxietil)piperazin-1-il]-1'-(4-hidroxi benzofuran-3,4'-piperidin]-1-ona,
1-[2-(4-acetilpiperazin-1-il)etil]-4-cloro-1'-(4-hidroxi-8 metoxiespiro[indolo-3,4'-piperidin]-2-ona,
ácido ({[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7 3,4'-piperidin]-6-il]oxi}metil)fosfónico,
4-cloro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]piri piperidin]-2-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2, benzofuran-3,4'-piperidin]-1-ona,
4-cloro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3 dihidro-5H-imidazo[1,2-a]pirazin-7-il]propil]espiro[ind 4-cloro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3 metoxiespiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2, 3,4'-piperidin]-2-ona,
4-cloro-1-(2-hidroxi-2-metilpropil)-1'-(4-hidroxi-5,6,7, metoxiespiro[indolo-3,4'-piperidin]-2-ona,
6-[4-(dimetilamino)fenil]-4-fluoro-1'-(4-hidroxi-8-metil benzofuran-3,4'-piperidin]-1-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2, benzofuran-3,4'-piperidin]-1-ona,
4-fluoro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pi piperidin]-2-ona,
4-fluoro-1-(2-hidroxi-2-metNpropN)-1'-(4-hidroxi-5,6,7 piperidin]-2-ona,
1-{[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hex piperidin]-6-il]oxi}-N-metilmetanosulfonamida,
1-{[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hex midin-2-N)-1-metN-7-(pipendin-4-xahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolinxahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-[2,3-d]pinmidin-2-N)-2-oxoespiro[indoNn-3,4-idm-2-N)-1-metN-7-[(8-metN-8--ona,
trahidropirido[2,3-d]pirimidin-2-il)-1-metilirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-ahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-ropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-dropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolinmidin-2-il)-1-metil-7-(oxolan-3-iloxi)espiro[indol-3,4'--6,7-dihidro-5H-pirido[2,3-d]pinmidm-2-N)espiro[2--d]pirimidin-2-il)-1-(2,2,2-trifluoroetil)espiro[indolina-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-N)-1--2-il)-1-metil-7-(oxolan-3-iloxi)espiro[indolo-3,4'-imidin-2-il)-6-[4-(2-hidroxi-2-metilpropil)piperazin-1-til-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)espiro[2--6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-7-xahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin--2-il)-7-metoxi-1-(2,2,2-trifluoroetil)espiro[indol-3,4'-imidin-2-il)-6-[4-(4-metilpiperazin-1-il)fenil]espiro[2-midin-2-il)-7-metoxi-1-[3-oxo-3-[3-(trifluorometil)-6,8-4'-piperidin]-2-ona,
midin-2-il)-1-(2-hidroxi-2-metilpropil)-7-imidin-2-il)-1-(2-hidroxi-2-metilpropil)espiro[indolhidropirido[2,3-d]pirimidin-2-il)-7-ihidro-5H-pirido[2,3-d]pirimidin-2-il)espiro[2-imidin-2-il)-6-(1-metilpirazol-4-il)espiro[2--2-il)-1-(2,2,2-trifluoroetil)espiro[indolo-3,4'-ahidropindo[2,3-d]pirimidin-2-N)espiro[mdolo-3,4-pirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-pirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-
piperidin]-6-il]oxi}metanosulfonamida,
6-(1,1-dioxdotiomorfolino)-4-fluoro-1-metil-1'-(8-il)espiro[indolin-3,4'-piperidin]-2-ona,
N-({[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8 piperidin]-6-il]oxi}metilsulfonil)acetamida,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hex il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-h piperidin]-6-il]-N,N-dimetilpiperazin-1-sulfonamid 1- bencil-4-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3, doline-3,4'-piperidin]-6-il]piperazin-2,6-diona,
4-fluoro-6-[4-(2-hidroxiacetil)piperazin-1-il]-1-met 2- il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hex il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-h piperidin]-6-il]piperazin-1-carboxilato de metilo,
6-[cis-2,6-dimetilmorfolin-4-il]-4-fluoro-1-metil-1'-( il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hex il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-6-(4-metoxipiperidin-1-il)-1-metil-1'-(8-m il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-h piperidin]-6-il]piperazin-1-carboxamida,
1- [4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8 piperidin]-6-il]piperidin-4-carbonitrilo,
4-fluoro-6-(4-hidroxiciclohexil)-1-metil-1'-(8-metilil)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-piperidin]-2-ona,
4-fluoro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-ona,
4-fluoro-1'-(4-hidroxi-6,7-dihidro-5H-pirido[2,3-d] piperidin]-1-ona,
6-(2,6-dimetilmorfolin-4-il)-4-fluoro-1'-(4-hidroxi-5 benzofuran-3,4'-piperidin]-1-ona,
2- (4-fluoro-1-(2-hidroxi-2-metilpropil)-7-metoxi d]pirimidin-4(3H)-ona y
2-(4-fluoro-7-metoxiespiro[indolin-3,4'-piperidin]-
[8] Una composición farmacéutica que comprende e según cualquiera de [1] a [7] como principio activo
[9] Un compuesto de acuerdo con una cualquiera d para su uso en la profilaxis o el tratamiento de un tu [10] El compuesto o sal farmacéuticamente aceptabl maligno es al menos uno seleccionado del grupo qu adenoma pancreático, cáncer de mama, astrocitoma, colorrectal, cáncer de epitelio transicional de vejiga [11] El compuesto o sal farmacéuticamente acepta tumor maligno es cáncer colorrectal.
[12] Un compuesto de acuerdo con una cualquiera d para su uso en la profilaxis o el tratamiento de infec de Epstein-Barr.
[13] Un compuesto de acuerdo con una cualquiera d para su uso en la profilaxis o el tratamiento de la fibr [14] Un compuesto de acuerdo con una cualquiera d para su uso en la profilaxis o el tratamiento de la es [15] Un compuesto de acuerdo con una cualquiera d para su uso en la profilaxis o el tratamiento de la es
[Efectos ventajosos de la Invención]
El compuesto y la sal farmacéuticamente aceptable del general (1) tienen una excelente acción inhibidora de la la profilaxis de varios tipos de enfermedades que son c -oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-idropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-pirido[2,3-d]pirimidin-2-il)-6-(piperazin-1-ropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[in
-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidinpirido[2,3-d]pirimidin-2-il)-6-(4-metilsulfonilpiperazin-1-ropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-til-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-pirido[2,3-d]pirimidin-2-il)1-6-(4-metilsulfonil-piperidin-1-xo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-ropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-hidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'--3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-idin-2-il)-1-(oxolan-2-ilmetil)espiro[indolo-3,4'-idin-2-il)-1-(2-metoxietil)espiro[indolo-3,4'-piperidin]-2-in-2-il)-6-morfolin-4-ilespiro[2-benzofuran-3,4'--tetrahidropirido[2,3-d]pirimidin-2-il)espiro[2-[indolin-3,4'-piperidin]-1'-il)-5,6,7,8-tetrahidropirido[2,3-,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)-ona.89102345
puesto o la sal farmacéuticamente aceptable del mismo [7], o una sal farmacéuticamente aceptable del mismo, aligno.
ismo para su uso de acuerdo con [9], en donde el tumor iste en fibrosarcoma, cáncer de ovario, glioblastoma, 31 er de pulmón, cáncer gástrico, cáncer de hígado, cáncer mia.
l mismo para su uso de acuerdo con [10], en donde el [7], o una sal farmacéuticamente aceptable del mismo, por el virus del herpes simple o infecciones por el virus [7], o una sal farmacéuticamente aceptable del mismo, ulmonar.
[7], o una sal farmacéuticamente aceptable del mismo, s múltiple.
[7], o una sal farmacéuticamente aceptable del mismo, s lateral amiotrófica.
o de la presente invención representado por la fórmula irasa y son particularmente útiles para el tratamiento y/o s por y/o relacionadas con la tanquirasa y/o reacciones
moleculares intracelulares en las que participa la tanquir
Las enfermedades que son causadas por y/o relacionad en las que está involucrada la tanquirasa incluyen, pero por ejemplo, fibrosarcoma, cáncer de ovario, glioblast cáncer de pulmón, cáncer gástrico, cáncer de hígado, leucemia y similares, así como enfermedades infeccios Epstein-Barr, fibrosis tales como fibrosis pulmonar, enf la esclerosis lateral amiotrófica, enfermedades inflamat cartílago, y similares.
[Descripción de las realizaciones]
La presente invención proporciona un compuesto o un representado por la fórmula general (1):
.
on la tanquirasa y/o reacciones moleculares intracelulares limitación, diversos tumores sólidos y tumores sanguíneos, , adenoma pancreático, cáncer de mama, astrocitoma, cer colorrectal, cáncer de epitelio transicional de vejiga, omo infecciones por virus del herpes simple y el virus de edades neurodegenerativas como la esclerosis múltiple y s de diversas formas tales como lesiones de la piel y del
l farmacéuticamente aceptable del mismo, el compuesto

en donde en la fórmula (1),
A1, A2, A3 y A4 se definen, tal que ambos de A1 y A2 enlace sencillo y el otro representa CH2, o A1 repres uno de A3 y A4 es CH2 o CO y el otro es O o NR1 cuan A1 representa CH2 y A2 representa un enlace sencil representa un enlace sencillo y A2 representa CH2, representa un enlace sencillo y A4 es CH2,
en donde R1 representa un grupo metilo, un grupo e grupo isobutilo, un grupo sec-butilo, un grupo tere-bu grupo isohexilo, un grupo 2-hidroxietilo, un grupo dihidroxipropilo, un grupo 2-hidroxi-2-metilpropilo, u trifluoroetilo, un grupo 2-fluoroetilo, grupo 2,3-difluo bromoetilo, un grupo 2-yodoetilo, un grupo cianom fluorofenilmetilo, un grupo 2-piridilmetilo, un grupo piridilo, un grupo 2-pirimidilmetilo, un grupo 5-piri furilmetilo, un grupo amidinometilo o un grupo carba una estructura compuesta por E1, E2, E3 y E4 es un donde la fórmula, los enlaces entre E1, E2, E3 y E4 c donde E1 es N o CR2, E2 es N o CR3, E3 es N o C enlace sencillo y el cual está representado por la sig CH, o es un grupo en el cual E1 representa un enlac -E2=E3-E4- en donde E2 y E3 son CH y E4 es O o S, R2, R3, R4 y R5 son cada uno independientemente u un átomo de bromo, un átomo de yodo, un grupo cian 2-hidroxietoxi, un grupo 2-metoxietoxi, un grupo carb un grupo 4-piperidilmetoxi, un grupo 2-(N,N-dim morfolinoetoxiun grupo, un grupo 2-(N-metilpiperaz piperidinoetoxi, grupo 3-pirrolidinopropoxi, un grupo 4-(N-metilpiperidil)metoxi, un grupo 2-hidroxi-2-metil grupo morfolino, un grupo piperazino, un grupo 4-ci 3,5-dimetilmorfolino, un grupo 3,5-dimetilpiperazino, grupo N-metilsulfonilpiperazino, un grupo 4-metilsulfo grupo N-hidroxi-acetilpiperazino, un grupo N-acet oxetanil)piperazino, un grupo 4-hidroxiciclohexi dimetilamino)fenilo, un grupo 4-etoxicarboniloxaz resentan un enlace sencillo, uno de A1 y A2 representa un un enlace sencillo y A4 representa CH2,
ambos de A1 y A2 representan un enlace sencillo o cuando uno de A3 y A4 es Nr 1 y el otro es CH2 o CO cuando A1 no de A2 y A3 es NR1 y el otro es CH2 o CO cuando A1
un grupo propilo, un grupo isopropilo, un grupo butilo, un , un grupo pentilo, un grupo isopentilo, un grupo hexilo, un hidroxipropilo, un grupo 3-hidroxipropilo, un grupo 2,3-upo 2-metoxietilo, un grupo 3-metoxipropilo, grupo 2,2,2-tilo, un grupo 2-cloroetilo, grupo 3-cloropropilo, grupo 2-o, un grupo 2-cianoetilo, un grupo bencilo, un grupo 2-iridilmetilo, un grupo 4-piridilmetilo, un grupo 6-cloro-3-lmetilo, un grupo ciclopropilmetilo, un grupo 2-tetrahidro lmetilo,
o representado por la siguiente fórmula: -E1-E2-E3-E4- en uno representa un enlace sencillo o un enlace doble, y en E4 es N o CR5, es un grupo en el cual E1 representa un te fórmula: -E2-E3=E4- en donde E2 es O o S y E3 y E4 son ncillo y el cual está representado por la siguiente fórmula:
tomo de hidrógeno, un átomo de flúor, un átomo de cloro, un grupo hidroxi, un grupo metoxi, un grupo etoxi, un grupo matoxi, un grupo 5-tetrazolilmetoxi, un grupo cianometoxi, amino)etoxi, un grupo 3-oxetanilmetoxi, un grupo 2-)etoxi, un grupo 2-pirrolidinoetoxiun grupo, un grupo 2-trahidro furiloxi, un grupo 4-tetrahidro piraniloxi, un grupo poxi, un grupo carbamoilmetoxi, un grupo piperidino, un piperidino, un grupo 4-metoxicarbonilpiperazino, un grupo grupo 4-metoxipiperidino, un grupo 4-carboxipiperidino, un iperidino, un grupo N-2-hidroxi-2-metilpropilpiperazino, un perazino, un grupo N-metilpiperazino, un grupo N-(3-un grupo 1-metilpirazol-4-ilo, un grupo 4-(N,N--ilo, un grupo 4-(N-metilpiperazino)fenilo, un grupo
etoxicarbonilo, un grupo N-(2-morfolinoetil)carbamoí 2-ilo, un grupo 4-pirrolidinometiloxazol-2-ilo o un gru una estructura compuesta por G1, G2, G3 y G4 es u en donde los enlaces entre G1, G2, G3 y G4 cad representado por la siguiente fórmula: -CH=CH-CH representan un enlace sencillo, A3 es O y A4 es CO, l en donde tanto A1 como A2 representan un enlace CH2-CH2-, la siguiente fórmula: -CO-CH2-CH2-N( fórmula: -CH2-O-CH2-CH2-, la siguiente fórmula: -C siguiente fórmula: -CH2-CH2-CH2-O-, la siguiente fó CH2-N(R7) -, o es un grupo en el cual G1 representa fórmula: -G2-G3-G4-(en donde los enlaces entre G2 enlace), y el cual está por la siguiente fórmula: -CH= fórmula: -N=CH-N(R7)-, o la siguiente fórmula: -N(R R6 es un átomo de hidrógeno, un átomo de flúor, u grupo alquilo C1-6 o un grupo alquiloxi C1-6, y
R7 es un átomo de hidrógeno, un grupo metilo, un hidroxietilo, un grupo 3-hidroxipropilo, un grupo 2,2, (tal compuesto o sal del mismo se denomina en l algunos casos).
En la fórmula general (1), A1, A2, A3 y A4 se definen, tal de A1 y A2 representa un enlace sencillo y el otro re representa CH2. Cuando tanto A1 como A2 representan alternativa A3 es 0 o NR1 y A4 es CH2 o CO. Cuando A1 o CO y A4 es O o NR1, o como alternativa A3 es O o NR y A2 representa CH2, A3 es NR1 y A4 es CH2 o CO, o co A1 representa un enlace sencillo y A4 representa CH2, CO y A3 es NR1.
En la fórmula general (1), como la estructura compuesta A1 como A2 representan un enlace sencillo, es más pref el otro es 0 o NR1, una estructura en la cual A3 es O, C un caso en donde tanto A3 como A4 son CO, un caso e A4 es NR1), una estructura en la cual una combinación d CH2 y NR1, y CO y NR1 es la más preferible.
Por otra parte, en la fórmula general (1), la estructura c siguiente fórmula: -E1-E2-E3-E4- (en donde esta fórmul enlace sencillo o un doble enlace), o un grupo en el cual la siguiente fórmula: -E2-E3=E4- o la siguiente fórmula: -otra cosa, los símbolos "-" y "=" cada uno de los át representan un enlace simple y un enlace doble, respect la fórmula: -E1-E2-E3-E4-, los enlaces entre E1, E2, E3 y dependiendo de una combinación de átomos o grupos r
En la fórmula general (1), la estructura compuesta por la fórmula: -E1-E2-E3-E4- (en donde esta fórmula, los e sencillo o un doble enlace); en donde más preferenteme CR5; en donde, además preferentemente E1 es CR2, particular, preferentemente E1, E2, E3 y E4 (Cs de CR2, miembros junto con dos átomos de carbono vecinos.
Además, en la fórmula general (1), la estructura comp siguiente fórmula: -G1-G2-G3-G4-(en esta fórmula, los sencillo o un doble enlace), o un grupo en el cual G1 r siguiente fórmula: -G2-G3-G4-(en donde los enlaces en doble enlace). También en un grupo representado po enlaces entre G1, G2, G3 y G4 cada uno representa combinación de átomos o grupos representados por G1,
En la fórmula general (1), la estructura compuesta por la fórmula: -G1-G2-G3-G4-, y representado por la fórm fórmula: -CH2-O-CH2-CH2-, la fórmula: -CH2-S-CH2-CH N(R7)-, o la fórmula: -O-CH2-CH2-N(R7)- o un grupo en por la fórmula: -G2-G3-G4-(en esta fórmula, los enlaces grupo 2-oxazolilo, un grupo 4-morfolinocarboniloxazolarboxi oxazol-2-ilo
o representado por la siguiente fórmula: -G1-G2-G3-G4-representa un enlace sencillo o un doble enlace, y - pero excluyendo un caso en donde tanto A1 como A2 iente fórmula: -CH=CH-CH=N- pero excluyendo un caso o, A3 es O y A4 es CO, la siguiente fórmula: -CH2-CH2-a siguiente fórmula: -CH2-CF2-CH2-CH2-, la siguiente H2-CH2-, la siguiente fórmula: -CH2-CH2-N(R7)-CH2-, la : -CH2-CH2-CH2-N(R7)-, o la siguiente fórmula: -O-CH2-lace sencillo, el cual está representado por la siguiente G4 cada uno representa un enlace sencillo o un doble (R7)-, la siguiente fórmula: -CH2-CH2-N(R7)-, la siguiente N-,
o de cloro, un átomo de bromo, un átomo de yodo, un
etilo, un grupo propilo, un grupo isopropilo, un grupo 2-oroetilo, un grupo 2-cianoetilo o un grupo 2-metoxietilo. sivo como un término general, "compuesto espiro" en
bos de A1 y A2 representan un enlace sencillo, que uno nta CH2, o que A1 representa un enlace sencillo y A4 lace sencillo, A3 es CH2 o CO y A4 es 0 o NR1, o como senta CH2 y A2 representa un enlace sencillo, A3 es CH2 es CH2 o Co . Cuando A1 representa un enlace sencillo ternativa A3 es CH2 o CO y A4 es NR1. Además, cuando NR1 y A3 es CH2 o CO, o como alternativa A2 es CH2 o
1, A2, A3 y A4, se prefiere una estructura en la cual tanto una estructura en la cual uno de A3 y A4 es CH2 o CO y CO, y A4 es CO o NR1 además se prefiere (excluyendo e A3 es CH2 y A4 es CO, y un caso en donde A3 es O y A4 es una cualquiera de las combinaciones de O y CO,
sta por E1, E2, E3 y E4 es un grupo representado por la enlaces entre E1, E2, E3 y E4 cada uno representa un presenta un enlace sencillo y que está representado por E4-. En la presente descripción, a menos que se indique y/o grupos de conexión en las fórmulas estructurales nte. Sin embargo, en el grupo anterior representado por da uno representa un enlace sencillo o un doble enlace entados por E1, E2, E3 y E4
, E3 y E4 es preferentemente un grupo representado por s entre E1, E2, E3 y E4 cada uno representa un enlace 1 es N o CR2, E2 es N o CR3, E3 es N o CR4, y E4 es N o CR3, E3 es CR4 y E4 es CR5; y en donde, de manera R4 y CR5) forman un grupo hidrocarburo aromático de 6
por G1, G2, G3 y G4 es un grupo representado por la s entre G1, G2, G3 y G4 cada uno representa un enlace enta un enlace sencillo y que está representado por la 2, G3 y G4 cada uno representa un enlace sencillo o un rmula: -G1-G2-G3-G4- y en la fórmula: -G2-G3-G4-, los lace sencillo o un doble enlace dependiendo de una 3 y G4.
, G3 y G4 es preferentemente un grupo representado por CH2-CH2-CH2-CH2-, la fórmula: -CH2-CF2-CH2-CH2-, la fórmula: -CH2-CH2-CH2-O-, la fórmula: -CH2-CH2-CH2-l G1 representa un enlace sencillo, el cual se representa G2, G3 y G4 cada uno representa un enlace sencillo o un
doble enlace), y el cual está por la fórmula: -CH=CH-N( por G1, G2, G3 y G4 es más preferentemente un grupo re la fórmula: -CH2-CH2-CH2-CH2- o la fórmula: -CH2-CH2-
En la fórmula general (1), el "átomo de hidrógeno" tambi
En la fórmula general (1), el "grupo alquilo C1-3" y el "grup lineales o ramificados que tienen de 1 a 3 átomos de car uno de los cuales cualquier posición o posiciones puede definidos en la presente descripción. Los grupos de h incluyen, pero sin limitarse particularmente a, grupos tal isobutilo, tere-butilo, n-pentilo, isopentilo, neopentilo y n-
El "grupo arilo" se refiere a un grupo de hidrocarburo aro de carbono, o un grupo de hidrocarburo aromático cí hidrocarburo aromático están condensados, y cualquier reemplazado con uno o más de los sustituyentes opcio generalmente incluyen, pero no se limitan a, grupos tale
El "grupo heteroarilo" se refiere a un grupo derivado de u que tiene de 1 a 4 heteroátomos seleccionados de un áto un grupo derivado de un anillo heterocíclico aromáti heterocíclico aromático monocíclico de 5 o 6 miembr monocíclico de 6 miembros compuesto únicamente
heterocíclico aromático cíclico condensado en el cual s 5 o 6 miembros que tiene de 1 a 4 heteroátomos y un que tiene de 1 a 4 heteroátomos, en el cual cualquier sustituyentes opcionales definidos en la presente descri se limitan a, grupos, cada uno de los cuales tiene un rest pirazolilo, furilo, tienilo, oxazolilo, imidazolilo, isoxazolil 1,2,3-tiadiazolilo, 1,2,4-tiadiazolilo, tetrazolilo, 1,2,4-tria benzotienilo, benzofurilo, indolilo, isoindolilo, benz benzotriazolilo, quinolilo, isoquinolilo, quinoxalinilo, quin
El "grupo cicloalquilo C3-8" se refiere a un grupo hidrocar 3 a 8 átomos de carbono. Este grupo hidrocarburo cíclic o un anillo espiro y cualquier posición del mismo p sustituyentes opcionales definidos en la presente de generalmente incluyen, pero sin limitarse a, grupos, ca tales como ciclopropilo, ciclobutilo, ciclopentilo, biciclo[3.2.0]heptilo, biciclo[4.1.0]heptilo, biciclo biciclo[2.1.1]hexilo, biciclo[3.1.1]heptilo, biciclo[2.2.1]he espiro[2.4]heptilo, espiro[2.5]octilo, espiro[3.3]heptilo y e
El "grupo heterocicloalquilo" se refiere a cualquiera de heterocíclico insaturado de 3 a 7 miembros distinto heterocíclicos de 1 a 4 heteroátomos seleccionados entr azufre. Este anillo heterocíclico puede formar un anillo d puede reemplazarse opcionalmente con uno o más descripción. Los grupos de heterocicloalquilo incluyen, p cualquier posición posible, tales como oxetanilo, tetrahi dioxanilo, 1,4-dioxanilo, aziridinilo, azetidinilo, pirrolidinil los Ejemplos 361, 378 y 455), dioxopiperadinilo (tal co imidazolidinilo, imidazolinilo, pirrolinilo, oxatiolanilo, ditio diazabiciclo[3.1.1]heptilo, 8-oxa-3-azabiciclo[3.2.1]octilo, oxa-7-azaespiro[3.5]nonilo.
El "grupo arilalquilo C1-3", el "grupo heteroarilalquilo heterocicloalquilalquilo C1-3" cada uno se refiere a un gru en el correspondiente de un grupo arilo, un grupo heter (estos están representados por la siguiente fórmula: -Ar a cualquier posición posible en el grupo alquilo C1-3 (est la presente descripción (el grupo está representado por
Un "grupo alquiloxi C1-3" y el "grupo ariloxi" se refieren c alquilo C1-3 (esto está representado por la siguiente fó o la fórmula: -CH2-CH2-N(R7)-. La estructura compuesta ntado por la fórmula: -G1-G2-G3-G4-, y representado por (R7)-.
cluye un átomo de deuterio.
uilo C1-6" representan grupos de hidrocarburos saturados y de 1 a 6 átomos de carbono, respectivamente, en cada r reemplazadas con uno o más sustituyentes opcionales arburos saturados lineales o ramificados generalmente mo metilo, etilo, n-propilo, isopropilo, n-butilo, sec-butilo, .
monocíclico de 6 miembros compuesto solo por átomos condensado en el cual dos o más de los grupos de ción o posiciones del mismo puede estar opcionalmente definidos en la presente descripción. Los grupos arilo o fenilo y naftilo.
lo heterocíclico aromático monocíclico de 5 o 6 miembros e nitrógeno, un átomo de oxígeno, y un átomo de azufre; íclico condensado en el cual se condensa un anillo e tiene de 1 a 4 heteroátomos y un anillo aromático tomos de carbono; o un grupo derivado de un anillo densan un anillo heterocíclico aromático monocíclico de heterocíclico aromático monocíclico de 5 o 6 miembros ión o posiciones pueden reemplazarse con uno o más . Los grupos heteroarilo generalmente incluyen, pero no enlace en cualquier posición posible, tales como pirrolilo, zolilo, isotiazolilo, 1,2,3-oxadiazolilo, 1,2,4-oxadiazolilo, , 1,2,3-triazolilo, piridilo, piridazinilo, pirazilo, pirimidilo, azolilo, benzopirazolilo, benzotiazolilo, benzoxazo, ilo, ftalazinilo e imidazo[5,1-b]tiazolilo.
saturado cíclico (grupo hidrocarburo cíclico) que tiene de de formar un anillo condensado, un anillo de reticulación reemplazarse opcionalmente con uno o más de los ción. Los grupos de hidrocarburos saturados cíclicos o con un resto de unión en cualquier posición posible, hexilo, cicloheptilo, ciclooctilo, biciclo[3.1.0]hexilo, ]octilo, biciclo[3.3.0]octilo, biciclo[1.1.1]pentilo, biciclo[3.2.1]octilo, biciclo[2.2.2]octilo, espiro[2.3]hexilo, [3.4]octilo.
illo heterocíclico saturado de 3 a 7 miembros y un anillo n anillo aromático, teniendo cada uno de los anillos átomo de nitrógeno, un átomo de oxígeno y un átomo de ulación o un anillo espiro y cualquier posición del mismo os sustituyentes opcionales definidos en la presente in limitarse a, grupos, cada uno con un resto de unión en rilo, dihidrofurilo, dihidropiranilo, tetrahidropiranilo, 1,3-eridinilo, piperadinilo, 1,1-dioxidotiomorfolinilo (tal como l Ejemplo 459), diazepanilo, morfolinilo, 1,3-dioxolanilo, , 1,3-ditianilo, 1,4-ditianilo, oxatianilo, tiomorfolinilo, 3,6-diazabiciclo[3.2.1]octilo, 3,9-diazabiciclo[3.3.1]nonilo y 2-
3", el "grupo cicloalquil C3-8alquilo C1-3" y el "grupo el cual un resto de enlace en cualquier posición posible , un grupo cicloalquilo C3-8 y un grupo heterocicloalquilo cuales se definen en la presente descripción, está unido representado por la siguiente fórmula: -Ak1) definido en uiente fórmula: -Ak1-Ar1).
no a un grupo en el cual el correspondiente de un grupo : -Ak2) y un grupo arilo (representado por la siguiente
fórmula: -Ar2), los cuales se definen en la presente de representado por la siguiente fórmula: -O-Ak2 o represe
Un "grupo dialquilamino C1-3" se refiere a un grupo en e las siguientes fórmulas: -Ak3 y -Ak4), los cuales se defin de tipos diferentes, están unidos a un átomo de nitróge Ak3)-Ak4). Un "grupo arilamino" se refiere a un grupo en fórmula: -Ar3) definido en la presente descripción está siguiente fórmula: -N-Ar3).
En la presente descripción, "grupos acilo ampliamente (1), el átomo de hidrógeno, el grupo amino, o cualquiera un grupo cicloalquilo C3-8 y un grupo heterocicloalquilo, l representados por la siguiente fórmula: -Ar4) está uni siguiente fórmula: -C (=O) -Ar4); y un grupo en el cual el grupo arilo, un grupo heteroarilo, un grupo cicloalquilo presente descripción, (estos se representan con la sigui un átomo de oxígeno (un grupo representado por la sig puede reemplazarse opcionalmente con uno o más descripción. Estos grupos acilo ampliamente definidos g formilo, acetilo, propionilo, butiroilo, valeroilo, pivaloil hidroxiacetilo, fenilacetilo, benzoilo, naftoílo, furoi triclorometoxicarbonilo, etoxicarbonilo, ferc-butilo metoxibenciloxicarbonilo, 2,4-dimetoxibenciloxicarbonil ampliamente definidos incluyen un grupo carboxi (-COO N(R58a)-R58b [en la fórmula, R58a y R58b son cada uno ind 6 (tal como el Ejemplo 55) o un grupo representado por l
"Opcionalmente sustituido" significa, a menos que se i más átomos de hidrógeno entre los átomos de hidrógen se reemplazan con un sustituyente o sustituyentes (áto otros átomos y grupos y que pueden ser del mismo ti acuerdo con la invención de la presente solicitud incluy de flúor, un átomo de cloro, un átomo de bromo y un át un grupo nitro, los grupos acilo ampliamente definidos an heteroarilo, grupos cicloalquilo C3-8, grupos heterociclo grupos cicloalquil C3-8 alquilo C1-3 y grupos heterociclo grupos acilo ampliamente definidos anteriormente desc grupo arilo, un grupo arilalquilo C1-3, un grupo heteroaril grupo heterocicloalquilalquilo C1-3, o un grupo represen R31a, R31b y R31c cada uno representa independientemen un átomo de oxígeno o un átomo de azufre; un sustituye fórmula, R32a y R32b son cada uno independientemen ampliamente definidos anteriormente descritos, un grup -S(=O)2-N(CH3)2 (tal como el Ejemplo 428), o un grupo el Ejemplo 432), o R32a y R32b juntos forman un grupo menos un átomo o grupo seleccionado del grupo que S(=O)2, y NR33 [R33 representa un átomo de hidrógeno siguiente fórmula: -C(NH2)=NH (tal como el Ejemplo 4 S(=O)2-N(R59a)-R59b [en la fórmula, R59a y R59b cada un como el Ejemplo 454), el grupo acilo ampliamente defi grupo alquilo C1-6 (tal como los Ejemplos 453 y 458)]; u CH3 (tal como los Ejemplos 461 y 464); y un sustituyent el Ejemplo 442). Además, entre estos sustituyentes y lo grupos acilo ampliamente definidos anteriormente descr el grupo cicloalquilo C3-8 y el grupo heterocicloalquilo, abierto de que el grupo puede repetir un reemplazo con c anteriormente.
Entre estas, el sustituyente es particularmente prefere ciano, átomos de halógeno y un grupo hidroxi cuando un un grupo cicloalquil C3-8 alquilo C1-3, un grupo ari heterocicloalquilalquilo C1-3 de 3 a 7 miembros represen
Además, cuando un grupo sustituido es un grupo al heterocicloalquilo de 3 a 7 miembros representado ipción, está unido a un átomo de oxígeno (el grupo está do por -O-Ar2).
ual dos grupos alquilo C1-3 (estos están representados por en la presente descripción y pueden ser del mismo tipo o (el grupo está representado por la siguiente fórmula: -N(-cual el grupo arilo (esto está representado por la siguiente ido a un grupo amino (el grupo está representado por la
inidos" incluyen un grupo en el cual, en la fórmula general un grupo alquilo C1-6, un grupo arilo, un grupo heteroarilo, cuales se definen en la presente descripción, (estos están a un grupo carbonilo (el grupo está representado por la mo de hidrógeno o cualquiera de un grupo alquilo C1-6, un y un grupo heterocicloalquilo, los cuales se definen en la e fórmula: -Ar5) está unido a un grupo carbonilo a través de nte fórmula: -C(=O)-O-Ar5), y cualquier posición del mismo los sustituyentes opcionales definidos en la presente eralmente incluyen, pero sin limitarse a, grupos, tales como trifluoroacetilo, cloroacetilo, dicloroacetilo, tricloroacetilo, thenoílo, nicotinoilo, isonicotinoílo, metoxicarbonilo, rbonilo, feniloxicarbonilo, benciloxicarbonilo, 4-4-nitrobenciloxicarbonilo. Por ejemplo, los grupos acilo y un grupo representado por la siguiente fórmula: -C(=O)-ndientemente un átomo de hidrógeno, un grupo alquilo C1-iguiente fórmula: -S(=O)2-CH3 (tal como el Ejemplo 427)].
que otra cosa, que cualquier átomo de hidrógeno o dos o nidos a un grupo descrito como "opcionalmente sustituido" s o grupos) que se seleccionan del grupo que consiste en o de diferentes tipos. Ejemplos de tales sustituyentes de sustituyentes tales como átomos de halógeno (un átomo o de yodo), un grupo ciano, un grupo hidroxi, un grupo tiol, iormente descritos, grupos alquilo C1-6, grupos arilo, grupos uilo, grupos arilalquilo C1-3, grupos heteroarilalquilo C1-3, ilalquilo C1-3; un sustituyente en el cual cualquiera de los s, un grupo alquilo C1-6 (grupo alcoxi o grupo alquiltio), un un grupo cicloalquilo C3-8, un grupo heterocicloalquilo y un o por la siguiente fórmula: -SiR31aR31bR31c [en la fórmula, un grupo alquilo C1-6 o un grupo arilo] está unido mediante representado por la siguiente fórmula: -N(R32a)-R32b [en la un átomo de hidrógeno, cualquiera de los grupos acilo lquilo C1-6, un grupo representado por la siguiente fórmula: resentado por la siguiente fórmula: -S(=O)2-CH3 (tal como terocicloalquilo de 3 a 7 miembros que puede contener al nsiste en un átomo de oxígeno, un átomo de azufre, SO, n grupo alquilo C1-6]]; un sustituyente representado por la ; un sustituyente representado por la siguiente fórmula: -presenta independientemente un átomo de hidrógeno (tal o anteriormente descrito (tal como el Ejemplo 456), o un ustituyente representado por la siguiente fórmula: -S(=O)2-epresentado por la siguiente fórmula: -P(=O)-OH (tal como rupos implicados en la formación de los sustituyentes, los s, el grupo alquilo C1-6, el grupo arilo, el grupo heteroarilo, sí sucesivamente, pueden cubrir un concepto de extremo lquiera de los sustituyentes opcionales como se ha definido
mente cualquiera de: un grupo metoxi (-OCH3), un grupo po sustituido es un grupo alquilo C1-6, un grupo heteroarilo, uilo C1-3, un grupo heteroarilalquilo C1-3 o un grupo o por R1.
lo C1-6, un grupo arilo, un grupo heteroarilo o un grupo r R2, R3, R4 o R5, el sustituyente es particularmente
preferentemente cualquiera de: un grupo ciano; un heterocicloalquilalquilo C1-3; un grupo arilalquilo C1-3; un g un grupo metoxicarbonilo; un grupo acetilo opcionalme opcionalmente sustituido con un átomo de halógeno, representado por la siguiente fórmula: -C(=O)-R60 [en heterocicloalquilo]; y un sustituyente representado por la uno independientemente y más preferentemente un átom
En la fórmula general (1), R1 es un grupo metilo, un grupo un grupo isobutilo, un grupo sec-butilo, un grupo ferc-butil grupo isohexilo, un grupo 2-hidroxietilo, un grupo 2-dihidroxipropilo, un grupo 2-hidroxi-2-metilpropilo, un gr trifluoroetilo, un grupo 2-fluoroetilo, grupo 2,3-difluoroet bromoetilo, un grupo 2-yodoetilo, un grupo cianometilo fluorofenilmetilo, un grupo 2-piridilmetilo, un grupo 3-pirid un grupo 2-pirimidilmetilo, un grupo 5-pirimidilmetilo, un grupo amidinometilo y un grupo carbamoilmetilo.
En la fórmula general (1), R2, R3, R4, y R5 son cada uno flúor, un átomo de cloro, un átomo de bromo, un átomo d un grupo etoxi, un grupo 2-hidroxietoxi, un grupo 2-metox un grupo cianometoxi, un grupo 4-piperidil metoxi, un gru grupo 2-morfolinoetoxiun grupo, un grupo 2-(N-metilpiper piperidinoetoxi, grupo 3-pirrolidinopropoxi, un grupo 3-tetr (N-metilpiperidil)metoxi, un grupo 2-hidroxi-2-metilpropoxi morfolino, un grupo piperazino, un grupo 4-cianopiperi dimetilmorfolino, un grupo 3,5-dimetilpiperazino, un grupo N-metilsulfonilpiperazino, un grupo 4-metilsulfonilpiperidin hidroxiacetilpiperazino, un grupo N-acetilpiperazino, un gr grupo 4-hidroxiciclohexilo, un grupo 1-metilpirazol-4-i etoxicarboniloxazol-2-ilo, un grupo 4-(N-metilpiperazi morfolinoetil)carbamoílo, un grupo 2-oxazolilo, un pirrolidinometiloxazol-2-ilo y un grupo 4-carboxi oxazol-2-il
En la fórmula general (1), R7 es un átomo de hidrógeno, isopropilo, un grupo 2-hidroxietilo, un grupo 3-hidroxiprop grupo 2-metoxietilo.
Un modo preferible del compuesto representado por la fór cual una estructura representada por la siguiente fórmula rupo hidroxi; un grupo heterocicloalquilo; un grupo o carboxi; un grupo alcoxi C1-3; un grupo amida primaria; sustituido con un grupo hidroxi; un grupo alquilo C1-6 grupo hidroxi o un grupo alcoxi C1-3; un sustituyente fórmula, R60 es un grupo alquilo C1-3 o un grupo mula: -N(R32a)-R32b [en la fórmula, R32a y R32b son cada e hidrógeno o un grupo alquilo C1-3].
ilo, un grupo propilo, un grupo isopropilo, un grupo butilo, un grupo pentilo, un grupo isopentilo, un grupo hexilo, un roxipropilo, un grupo 3-hidroxipropilo, un grupo 2,3-2-metoxietilo, un grupo 3-metoxipropilo, grupo 2,2,2-un grupo 2-cloroetilo, grupo 3-cloropropilo, grupo 2-un grupo 2-cianoetilo, un grupo bencilo, un grupo 2-etilo, un grupo 4-piridilmetilo, un grupo 6-cloro-3-piridilo, po ciclopropilmetilo, un grupo 2-tetrahidro furilmetilo, un
ependientemente un átomo de hidrógeno, un átomo de odo, un grupo ciano, un grupo hidroxi, un grupo metoxi, oxi, un grupo carboximatoxi, un grupo 5-tetrazolilmetoxi, -(N, N-dimetilamino)etoxi, un grupo 3-oxetanilmetoxi, un o)etoxi, un grupo 2-pirrolidinoetoxiun grupo, un grupo 2-idro furiloxi, un grupo 4-tetrahidro piraniloxi, un grupo 4-n grupo carbamoilmetoxi, un grupo piperidino, un grupo , un grupo 4-metoxicarbonilpiperazino, un grupo 3,5-metoxipiperidino, un grupo 4-carboxipiperidino, un grupo un grupo N-2-hidroxi-2-metilpropilpiperazino, un grupo N-N-metilpiperazino, un grupo N-(3-oxetanil)piperazino, un un grupo 4-(N,N-dimetilamino)fenilo, un grupo 4-fenilo, un grupo etoxicarbonilo, un grupo N-(2-rupo 4-morfolinocarboniloxazol-2-ilo, un grupo 4-
grupo metilo, un grupo etilo, un grupo propilo, un grupo un grupo 2,2,2-trifluoroetilo, un grupo 2-cianoetilo o un
la general (1) de la presente invención es un modo en el 0):

está representado por cualquiera de las siguientes fórmul (101) a (112)

Por otra parte, otro modo preferible del compuesto repre es un modo en el cual el compuesto representado por la fó general (1-1):
tado por la fórmula general (1) de la presente invención ula general (1) está representado por la siguiente fórmula
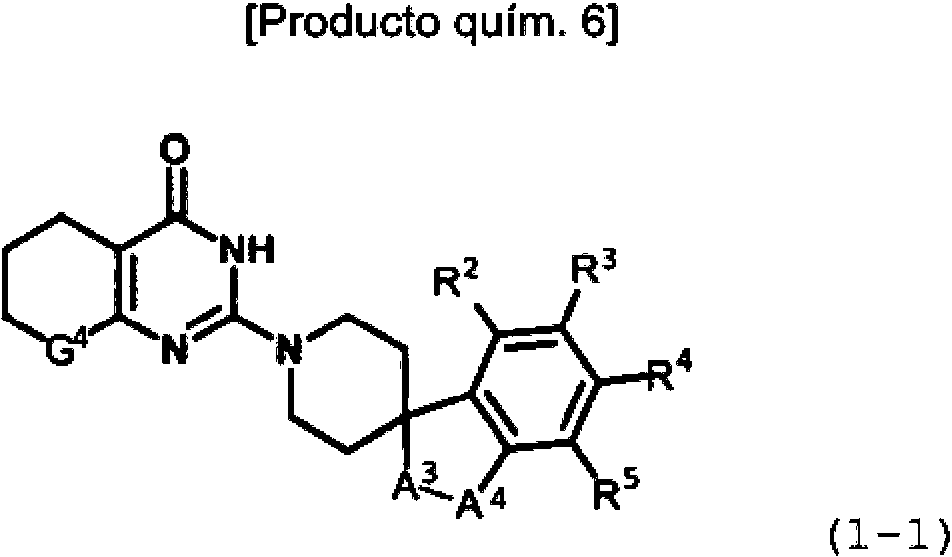
En la fórmula general (1-1), A3 es 0, CH2 o CO, y A4 es son CO, un caso en donde A3 es CH2 y A4 es CO, y un c que se describe para la fórmula (1).
o NR1, excluyendo un caso en donde tanto A3 como A4 o en donde A3 es 0 y A4 es NR1. R1 representa lo mismo
Además, en la fórmula general (1-1), G4 es CH2 o NR7 opcionalmente sustituido.
Un "grupo protector" en la presente descripción incluye gr Protective Groups in Organic Synthesis, tercera edición; J
Un "grupo saliente" en la presente descripción se refiere a por tener capacidad saliente. Ejemplos del grupo saliente halógeno, tales como flúor, cloro, bromo y yodo; grupos al n-propiloxi, un grupo isopropiloxi, un grupo terc-butilo metoxibenciloxi, un grupo 2,4-dimetoxibenciloxi, un gru alquiltio, tales como un grupo metiltio, un grupo etiltio, un un grupo feniltio, un grupo benciltio, un grupo 4-met nitrobenciltio y un grupo 2,4-dinitrobenciltio; ésteres, tale benzoíloxi; ésteres sulfónicos, tales como un grupo met etanosulfoniloxi, un grupo bencenosulfoniloxi, un grupo grupo 4-nitrobencenosulfoniloxi y un grupo 2,4-benc metanosulfinilo, un grupo etanosulfinilo, un grupo n-propils un grupo bencenosulfinilo, un grupo p-toluenosulfinilo, un grupo bencilsulfinilo, un grupo 4-metoxibencilsulfinilo y un grupo metanosulfonilo, un grupo etanosulfonilo, un grupo butilsulfonilo, un grupo bencenosulfonilo, un grupo p-tol nitrofenilsulfonilo, un grupo bencilsulfonilo, un grupo 4-heterociclos, tales como un grupo 1-pirazolilo, un grupo triazol-1-ilo, un grupo 1,2,4-triazol-4-ilo y un grupo 1-tetraz
En la presente descripción, "farmacéuticamente aceptabl farmacéuticamente aceptables de acuerdo con la present alcalinos o metales alcalinotérreos, tales como sodio, pot ácido clorhídrico, ácido bromhídrico y ácido yodhídrico;
nítrico, ácido fosfórico, ácido perclórico y ácido carbónico; ácido acético, ácido trifluoroacético, ácido tricloroacético, cítrico, ácido tartárico, ácido oxálico, ácido benzoico, ácid ácido maleico y ácido málico; sales de aminoácidos ácid ácido sulfónico, tales como el ácido metanosulfónico, toluenosulfónico; y solvatos, tales como hidratos y alcohol
En la fórmula general (1), cualquiera de los átomos asimé significa su forma racémica o enantiomérica. Además, un como un isómero cis o un transisómero. Además, el com una forma de posibles isómeros (rotámeros, atropisómero anteriormente, y estos isómeros pueden existir como un s
El compuesto o la sal farmacéuticamente aceptable del mi (1) de la presente invención puede producirse usando mét el método para producir un compuesto espiro de la present el alcance de los compuestos de la presente invención n métodos de producción.
Un método para producir un compuesto espiro de la p precursor, reactivos y disolventes que están disponibles conocidos por los expertos en la materia, y pueden pro métodos de síntesis entre varios métodos de síntesis en u y métodos ideados según sea necesario a partir de estos
En un método para la introducción, modificación o conversi modificación o conversión en un sustituyente opcional dia puede realizar en la etapa de materia prima, la etapa de acuerdo con una combinación de métodos de síntesis de conocida por los expertos en la materia, y los métodos i síntesis mediante modificación tal como mejora, o tambié similares cambiados según sea apropiado. Además, entre de un grupo funcional, que se usan habitualmente en quí en, por ejemplo, Greene Wuts Protective Groups in Org similares) y otros, uno cualquiera puede emplearse y lleva R7 es un átomo de hidrógeno o un grupo alquilo C1-6
os protectores tales como los descritos en Greene Wuts Wiley & Sons, Inc.
grupo funcional conocido por los expertos en la materia cluyen, pero no se limitan particularmente a: átomos de xi, tales como un grupo metoxi, un grupo etoxi, un grupo un grupo fenoxi, un grupo benciloxi, un grupo 4-4-nitrobenciloxi y un grupo 2,4-dinitrobenciloxi; grupos po n-propiltio, un grupo isopropiltio, un grupo terc-butiltio, enciltio, un grupo 2,4-dimetoxibenciltio, un grupo 4-omo un grupo acetoxi, un grupo propioniloxi y un grupo sulfoniloxi, un grupo trifluorometanosulfonilo, un grupo luenosulfoniloxi, un grupo 2-nitrobencenosulfoniloxi, un osulfoniloxi; grupos sulfinilo, tales como un grupo ilo, un grupo isopropilsulfinilo, un grupo terc-butilsulfinilo, po 4-metoxifenilsulfinilo, un grupo 4-nitrofenilsulfinilo, un upo 4-nitrobencilsulfinilo; grupos sulfonilo, tales como un ropilsulfonilo, un grupo isopropilsulfonilo, un grupo terc-osulfonilo, un grupo 4-metoxifenilsulfonilo, un grupo 4-toxibencilsulfonilo y un grupo 4-nitrobencilsulfonilo; y imidazolilo, un grupo 1,2,3-triazol-1-ilo, un grupo 1,2,4-o.
significa "adecuado para uso farmacológico". Las sales nvención incluyen, pero sin limitarse a, sales de metales o y calcio; hidrohaluros, tales como el ácido fluorhídrico, s de ácidos inorgánicos como el ácido sulfúrico, ácido idos carboxílicos orgánicos, tales como el ácido fórmico, ido hidroxiacético, ácido propiónico, ácido láctico, ácido andélico, ácido butírico, ácido fumárico, ácido succínico, tales como ácido aspártico y ácido glutámico; sales de cido etanosulfónico, ácido bencenosulfónico y ácido s.
os, por ejemplo, un átomo de carbono o similar también po que contiene un doble enlace insaturado puede existir esto representado por la fórmula general (1) representa tautómeros, etc.) además de los isómeros mencionados tipo de isómero o como una mezcla de ellos.
(compuesto espiro) representado por la fórmula general s descritos a continuación como ejemplos. Sin embargo, nvención no se limita a los siguientes métodos. Entonces, e limita a los compuestos producidos por los siguientes
ente invención puede usar un material de partida, un mercialmente o se pueden sintetizar mediante métodos cir el compuesto de acuerdo con una combinación de amplia variedad conocida por los expertos en la materia todos de síntesis mediante modificación, como mejora.
en un determinado sustituyente o similar, la introducción, en sí mismo o un grupo convertible en el sustituyente se sustancia intermedia o la etapa de la sustancia final, de e los diversos métodos de síntesis en la amplia variedad dos según sea necesario a partir de estos métodos de e puede lograr con el orden de las etapas de reacción y s técnicas generales como la protección y desprotección a orgánica sintética (por ejemplo, los métodos descritos c Synthesis, tercera edición; John Wiley & Sons, Inc. y a cabo según sea necesario para la conveniencia de la
reacción.
Como aparato de reacción para su uso en la producció hechos de vidrio o baños de reacción metálicos, incl reactores de flujo y similares. Para enfriar o calentar en el enfriamiento de un recipiente de reacción o una s enfriamiento por agua, enfriamiento por hielo, una com por medio de un refrigerante enfriado por un refrige calentamiento de un recipiente de reacción directam calentamiento, calentamiento mediante irradiación d calentamiento por microondas ).
Además, también se puede usar enfriamiento o calenta
El compuesto espiro de la presente invención se puede o 1 o un método de producción 2 descritos a continuación.
[Producto quim. 7]
método de roducción 1
posible usar no sólo recipientes de reacción habituales los provistos de revestimiento de vidrio, sino también oceso de llevar a cabo una reacción, es posible realizar n de reacción no solo mediante enfriamiento por aire, ón de un criógeno y un refrigerante, y así, pero también , y realizar el calentamiento con agua tibia o vapor, con un calentador eléctrico o mediante un medio de microondas electromagnético (lo que se denomina
to con un elemento Peltier aplicado y similares.
r, por ejemplo, de acuerdo con un método de producción

En las fórmulas (2) a (6) anteriores, A1, A2, A3, A4, E1, E A1, A2, A3, A4, E1, E2, E3, E4, G1, G2, G3 y G4 en la fórm las fórmulas (3) y (4) anteriores, Y1 e Y2 cada uno anteriormente. Por otra parte, en las fórmulas (4) y (5) an un átomo de hidrógeno o un grupo protector descrito ant un átomo de hidrógeno o un grupo protector descrito ant alquilo C1-6 opcionalmente sustituido.
Un compuesto representado por la fórmula (2) (en l representado por la fórmula (3) (en lo sucesivo denomi intermedio (2) y los compuestos representados por las f prima (6)", respectivamente) en el método de producción sintetizarse mediante métodos conocidos públicamente estar presente un grupo protector según sea necesario, cuando sea necesario.
En el método de producción 1, el intermedio (2) y la
apropiado y se hacen reaccionar entre sí en presenci presencia o ausencia de una base, de modo que se pu compuesto representado por la fórmula (1), en lo sucesi algunos casos).
En el método de producción 1, el intermedio (2) y la mate molar de 1:1 a 3, y se usan preferentemente en un inter E4, G1, G2, G3 y G4 tienen los mismos significados como eneral (1) anterior, respectivamente. A continuación, en senta independientemente un grupo saliente descrito es, R34a y R34b cada uno representa independientemente ente. Además, en la fórmula (2) anterior, R35 representa ente. En la fórmula (6) anterior, R36 representa un grupo
cesivo denominado "intermedio (2)") y un compuesto "materia prima (3)") en el método de producción 1, y el s (4) y (6) (en lo sucesivo, "materia prima (4)" y "materia eden ser comercialmente reactivos disponibles o pueden métodos análogos. Además, en el intermedio (2), puede grupo protector puede desprotegerse en cualquier etapa
a prima (3) se disuelven o suspenden en un disolvente usencia de un catalizador metálico y su ligando y en roducir el compuesto espiro de la presente invención (el el presente documento denominado "compuesto (1)" en
ima (3) se usan generalmente en un intervalo de relación e relación molar de 1:1 a 1,5.
En el método de producción 1, los ejemplos del disolve etanol, n-propanol, 2-propanol, n-butanol, 2-butanol y éter de petróleo, n-pentano, n-hexano, n-heptano, ciclo tales como tetracloruro de carbono, diclorometano, benceno; disolventes de éter, tales como éter dietílico, tetrahidrofurano, 2-metil-tetrahidrofurano, 1,4-dioxano, como macetato de etilo, acetato de etilo, acetato de nisobutilo, acetato de ferc-butilo, acetato de bencilo, pro propionato de isopropilo, propionato de n-butilo, propion apróticos, tales como acetona, 2-butanona, metil iso dimetilformamida, N,N-dimetilacetamida, dimetilsulfóxi disolventes puede usarse solo o en una mezcla de dos disolvente, se prefiere usar al menos uno de tolueno, et
Ejemplos del catalizador metálico en el caso de que catalizador metálico incluyen: catalizadores
tris(dibencilidenoacetona)dipaladio (0) y tris(dibencilide divalente, tales como acetato de paladio (II), bis(acet cloruro de alilpaladio (II) y dímero de cloruro de paladi tetraquis(trifenilfosfina)paladio (0), bis(tri-ferc-butilfosfina de bis(tri-o-tolilfosfina) paladio (II), dicloruro de [1 bis(difenilfosfino)ferroceno] paladio (II) (aducto de diclor (II); y similares. Entonces, ejemplos del ligando usado en presencia del ligando incluyen di-ferc-butilfosfina, tetrafenilborato de di-ferc-butilmetilfosfonio, tetrafenil triisopropilbifenilo, 2-(di-ferc-butilfosfino)bifenilo, 2-(didimetilamino)bifenilo, 2-di-ferc-butilfosfino-3,4,5,6-tetra ferc-butilfosfina, triciclohexilfosfina, tetrafluoroborat diciclohexilfosfino-2'-metilbifenilo, 2-diciclohexilfosfin triisopropilbifenilo, 2-diciclohexilfosfino-3,6-dimetoxi dimetoxibifenilo, 2-diciclohexilfosfino-2',6'-diisopropiloxi dimetoxibifenil-3-sodio, tri(2-furil)fosfina, 2-difenilfosf binaftilo,bis[2-(difenilfosfino)fenil]éter, 4,5-bis(difenilfosf 1,4'-bi-1 H-pirazol, 1,1'-bis(difenilfosfino)ferroceno, 1,1' ferc-butilfosfino)ferroceno, y etc. El catalizador metálico 1:0,5 a 2, y preferentemente se usan en una relación ligando está en un intervalo de 0,01 a 1 % en moles y respecto al intermedio (2).
Ejemplos de la base en el caso de que el método de pr sales, tales como hidrogenocarbonato sódico, carbona carbonato de cesio, acetato sódico, acetato potásico, sódico, hidróxido potásico e hidróxido de bario; aminas, etanolamina, anilina, dimetilamina, dietilamina, dibu piperidina, piperazina, morfolina, trimetilamina, trietilami N-metilpirrolidina, N-metilpiperidina, N-metilmorfolina,
dimetilanilina, 1,4-diazabiciclo[2,2,2]octano, 1,5-diaz piridina, picolina, 4-(dimetilamino)piridina, 2,6-lutidina y hidruro sódico, hidruro potásico, hidruro de bario e hidru metóxido sódico, etóxido sódico, ferc-butóxido sódico y de litio, amida sódica, amida potásica, diisopro bistrimetilsililamida de litio, bistrimetilsililamida sódica y bases puede usarse solas o usarse en una mezcla de do base, se prefiere usar al menos uno de fosfato potásico cantidad de la base usada está en un intervalo de 0,01 equivalentes, más preferentemente en un intervalo de 1
En el método de producción 1, la temperatura de reacci a 200 °C y más preferentemente de 60 a 160 °C.
En el método de producción 1, el tiempo de reacción es minutos a 12 horas y más preferentemente de 10 minut
En el método de producción 1, en cuanto a un sustituye E1, E2, E3 y E4, el sustituyente diana puede estar conte cluyen: disolventes próticos, tales como agua, metanol, l ferc-butílico; disolventes de hidrocarburo, tales como o, benceno, tolueno y xileno; disolventes de halógeno, formo, 1,2-dicloroetano, clorobenceno y trifluorometil diisopropílico, metil ferc-butil éter, metil ciclopentil éter, imetoxietano y difenil éter; disolventes de éster, tales , acetato de isopropilo, acetato de n-butilo, acetato de de metilo, propionato de etilo, propionato de n-propilo, isobutilo y propionato de ferc-butilo; disolventes polares cetona, ciclohexanona, acetonitrilo, propionitrilo, N,N-N-metil-2-pirrolidona; y similares. Cada uno de estos s tipos en una proporción apropiada. Entre estas, como 1,4-dioxano y N,N-dimetilformamida.
odo de producción 1 se lleve a cabo en presencia del paladio de valencia cero, tales como tona)(cloroformo)dipaladio (0); catalizadores de paladio )dipaladio (II), bis(benzonitrilo)dipaladio (II), dímero de (n-cinamilo); complejos de paladio-fosfina, tales como dio (0), dicloruro de bistrifenilfosfina paladio (II), dicloruro (difenilfosfino)etano] paladio (II), dicloruro de [1,1'-no) y dicloruro de [1,3-bis(difenilfosfino)propano] paladio caso de que el método de producción 1 se lleve a cabo c-butilfosfina, tetrafluoroborato de tri-ferc-butilfosfonio, de tri-ferc-butilfosfonio, 2-di-ferc-butilfosfino-2',4',6'-utilfosfino)-2'-metilbifenilo, 2-di-ferc-butilfosfino-2'-(N,N-2',4',6'-triisopropilbifenilo, [4-(N,N-dimetilamino)fenil]die triciclofosfonio, 2-diciclohexilfosfinobifenilo, 2-,N-dimetilamino)bifenilo, 2-diciclohexilfosfino-2',4',6'-6'-triisopropil bifenilo, 2-diciclohexilfosfino-2',6'-lo, hidrato de sulfonato de 2'-diciclohexilfosfino-2,6--(N,N-dimetilamino)bifenilo, 2,2'-bis(difenilfosfino)-1,1'-,9-dimetilxanteno, 5-(di-ferc-butilfosfino)-1',3',5'-trifenil--ferc-butilfosfino)ferroceno y 1,2,3,4,5-pentafenil-1'-(diligando se usan habitualmente en una relación molar de de 1:1. La cantidad usada del catalizador metálico y su entemente en un intervalo de 0,1 a 0,5 % en moles con
ión 1 se lleve a cabo en presencia de la base incluyen: ico, hidrogenocarbonato potásico, carbonato potásico, o sódico, fosfato potásico, hidróxido de litio, hidróxido como amoniaco, metilamina, etilamina, ciclohexilamina, na, diciclohexilamina, bistrimetilsililamina, pirrolidina, ibutilamina, diisopropiletilamina, 2-(dimetilamino)etanol, metilpiperazina, N,N,N',N',-tetrametiletilendiamina, N,N-lo[4.3.0]non-5-eno, 1,8-diazabiciclo[5,4,0]undec-7-eno, -colidina; hidruros de metal, tales como hidruro de litio, calcio; alcóxidos de metal, tales como metóxido de litio, butóxido potásico; amidasa de metal, tales como amida ida de litio, piperidida de litio-2,2,6,6-tetrametilo, metilsililamida potásica; y similares. Cada una de estas ás tipos en una proporción apropiada. Entre estas, como lamina, diisopropil etilamina y ferc-butóxido sódico. Una quivalentes, preferentemente en un intervalo de 0,1 a 10 uivalentes con respecto a la cantidad del intermedio (2).
tá en un intervalo de 0 a 250 °C, preferentemente de 30
un intervalo de 1 minuto a 2 días, preferentemente de 5 horas.
cional que se sustituirá en A1, A2, A3, A4, G1, G2, G3, G4, n la etapa del intermedio (2) o la materia prima (3). En
este caso, el compuesto (1) obtenido contiene el sustituye de síntesis en la amplia variedad de varios métodos de sín (1) que contiene un sustituto diana se puede producir s introducción de, modificación con o conversión a un grup que la combinación de métodos de síntesis puede ser protección y desprotección pueden realizarse según sea
En el método de producción 2, el intermedio (2) y la ma apropiado, y se hacen reaccionar entre sí en presencia de fórmula (5) (en lo sucesivo, como "intermedio (5)"). Posteri o suspenden en un disolvente apropiado y se hacen reac pueda producir el compuesto espiro de la presente invenc
Las reacciones se pueden llevar a cabo de tal manera que la etapa posterior, o se pueden realizar de forma contin pueden añadir etapas, tales como protección y desprotec
En el método de producción 2, el intermedio (2) y la materi se usan generalmente en un intervalo de relación molar de de 1:1 a 2.
Ejemplos del disolvente en el método de producción 2 so para el método de producción 1. Entre ellos, se prefiere acetonitrilo y N, N-dimetilformamida.
Ejemplos de la base en el método de producción 2 son la de producción 1. Entre ellos, se prefiere usar, como diisopropiletilamina. Una cantidad de la base usada está en un intervalo de 0,1 a 10 equivalentes, y más preferente la cantidad del intermedio (2) o del intermedio (5).
En el método de producción 2, a temperatura de reacción a 150 °C y más preferentemente de 20 a 120 °C.
En el método de producción 2, el tiempo de reacción está minutos a 12 horas y más preferentemente de 30 minutos
En el método de producción 2, en cuanto a un sustituyent E1, E2, E3 y E4, el sustituyente diana puede estar conteni este caso, el compuesto (1) obtenido contiene el sustituye de síntesis en la amplia variedad de varios métodos de sín (1) que contiene un sustituto diana se puede producir s introducción de, modificación con o conversión a un grup que la combinación de métodos de síntesis puede ser protección y desprotección pueden realizarse según sea
El intermedio (2) de la presente invención se puede prod esquemas 1 a 7 o similares.
diana. Mediante el uso de una combinación de métodos is conocidos por los expertos en la materia, el compuesto etiendo el intermedio (2) y/o la materia prima (3) a la ue actúa como precursor del sustituyente diana. Nótese lquier combinación formada según sea apropiado, y la opiado según la necesidad.
ia prima (4) se disuelven o suspenden en un disolvente a base para sintetizar un compuesto representado por la ente, el intermedio (5) y la materia prima (6) se disuelven nar entre sí en presencia de una base, de modo que se (compuesto (1)).
intermedio (5) se aísle mediante purificación y se use en como una reacción en un solo recipiente. Además, se según sea apropiado de acuerdo con la necesidad.
rima (4) así como el intermedio (5) y la materia prima (6) a 3, y preferentemente en un intervalo de relación molar
los mismos disolventes que los disolventes enumerados r, como disolvente, al menos uno de entre agua, etanol,
ismas bases que las bases enumeradas para el método ase, al menos uno de etóxido sódico, trietilamina y un intervalo de 0.01 a 20 equivalentes, preferentemente nte en un intervalo de 1 a 5 equivalentes con respecto a
tá en un intervalo de -30 a 200 °C, preferentemente de 0
un intervalo de 1 minuto a 2 días, preferentemente de 5 6 horas.
pcional que se sustituirá en A1, A2, A3, A4, G1, G2, G3, G4, en la etapa del intermedio (2) o la materia prima (6). En diana. Mediante el uso de una combinación de métodos is conocidos por los expertos en la materia, el compuesto etiendo el intermedio (2) y/o la materia prima (6) a la ue actúa como precursor del sustituyente diana. Nótese lquier combinación formada según sea apropiado, y la opiado según la necesidad.
ir mediante los métodos descritos a continuación en los

En las fórmulas (8), (2) y (2-1) anteriores, A3, A4, E1, E2, E y E4 en la fórmula general (1) anterior, respectivamente. representa independientemente un átomo de hidrógeno o (7), (2) y (2-1) anteriores, R35 tiene el mismo significado qu E4 tienen los mismos significados como A3, A4, E1, E2, E3 tonces, en la fórmula (8) anterior, R34a y R34b cada uno grupo protector descrito anteriormente. En las fórmulas 35 en la fórmula (2) anterior. Por otra parte, en la fórmula
anterior (2-1), un grupo representado por C-X tiene el fórmula (1) anterior.
Los compuestos representados por las fórmulas (7) y "materia prima (7)" y "materia prima (8)", respectiva comercialmente o pueden ser sintetizados por métodos
En el esquema 1, un compuesto representado por l denominado "intermedio (2-1)") es un tipo de intermedi (7) y la materia prima (8) se disuelven o suspenden e presencia de un ácido para sintetizar un precursor (un c el presente documento "precursor (2')") del intermedio reducción para sintetizar un compuesto del intermedio (2 un compuesto del intermedio (2-1) en donde X es (= O).
Las reacciones se pueden llevar a cabo de tal manera etapa posterior, o se pueden realizar de forma conti protección, la desprotección, etc. se pueden realizar se
En el esquema 1, la materia prima (7) y la materia prim preferentemente en un intervalo de relación molar de 1:
Ejemplos del disolvente usado en el esquema 1 incluye propanol, 2-propanol, n-butanol, 2-butanol y alcohol fe petróleo, n-pentano, n-hexano, n-heptano, ciclohexano como tetracloruro de carbono, diclorometano, cloroform como éter dietílico, éter diisopropílico, metil ferc-b tetrahidrofurano, 1,4-dioxano y difenil éter; disolventes d de n-propilo, acetato de isopropilo, acetato de n-butilo, propionato de metilo, propionato de etilo, propionato d propionato de isobutilo y propionato de ferc-butilo; dis acético y ácido propiónico; disolventes polares apróti acetonitrilo, propionitrilo, N,N-dimetilformamida, N,N-similares. Cada uno de estos disolventes puede usarse apropiada. Entre estos, como disolvente, es preferib tetrahidrofurano, tolueno, cloroformo y 1,2-dicloroetano, y tetrahidrofurano.
Como ácido usado en la etapa de síntesis del precurso minerales como el ácido clorhídrico, ácido bromhídrico, ácidos carboxílicos, tales como ácido fórmico, ácido acét tales como complejo de trifluoruro de boro éter dietílico, estánnico, cloruro férrico, cloruro de aluminio, tetraclorur como ácido, es preferible al menos uno de entre ácido preferible el ácido trifluoroacético. Una cantidad del á preferentemente en un intervalo de 0,1 a 10 equivalentes con respecto a la cantidad de materia prima (7).
En el esquema 1, la temperatura de reacción en la eta 200 °C, preferentemente de 20 a 120 °C, y más prefere
En el esquema 1, el tiempo de reacción en la etapa preferentemente de 1 hora a 12 horas, y más preferente
En el esquema 1, como agente reductor usado en el p como carbón activado con paladio y una fuente de hidró o ciclohexadieno); o un agente reductor de boro, tal borohidruro potásico, cianoborohidruro sódico y triacet triacetoxiborohidruro sódico. Una cantidad del agent equivalentes, preferentemente en un intervalo de 0,005 0,01 a 5 equivalentes con respecto a la cantidad del pre
En el esquema 1, la temperatura de reacción en el p preferentemente de 0 a 60 °C y más preferentemente d
En el esquema 1, el tiempo de reacción en el proceso d o significado que CH2 o CO representado por A3 en la
n lo sucesivo en el presente documento denominados ) en el esquema 1 pueden ser reactivos disponibles idos o sus métodos análogos.
ula (2-1) (en lo sucesivo en el presente documento En la producción del intermedio (2-1), la materia prima isolvente apropiado y se hacen reaccionar entre sí en esto representado por la fórmula (2 ') (en lo sucesivo en Después, el precursor (2') se somete a un proceso de donde X es H2, o al proceso de oxidación para sintetizar
el precursor (2') se aísle por purificación y se use en la omo una reacción en un solo recipiente. Además, la rresponda de acuerdo con la necesidad.
se usan en un intervalo de relación molar de 1:1 a 5, y 2,5.
olventes próticos, tales como agua, metanol, etanol, ntílico; disolventes de hidrocarburo, tales como éter de ceno, tolueno y xileno; disolventes de halógeno, tales -dicloroetano y clorobenceno; disolventes de éter, tales ter, metil ciclopentil éter, tetrahidrofurano, 2-metilr, tales como macetato de etilo, acetato de etilo, acetato o de isobutilo, acetato de ferc-butilo, acetato de bencilo, ropilo, propionato de isopropilo, propionato de n-butilo, es de ácido orgánico, tales como ácido fórmico, ácido ales como acetona, 2-butanona, metil isobutil cetona, lacetamida, dimetilsulfóxido y N-metil-2-pirrolidona; y o en una mezcla de dos o más tipos en una proporción ar al menos uno de ácido acético, metanol, etanol, ás preferible usar al menos uno de metanol, cloroformo
en el esquema 1, los ácidos utilizables incluyen: ácidos odhídrico, ácido sulfúrico, ácido fosfórico y ácido nítrico; cido propiónico y ácido trifluoroacético; ácidos de Lewis, uro de boro, tribromuro de boro, cloruro de cinc, cloruro titanio y tetracloruro de circonio; y similares. Entre estas, ídrico, ácido sulfúrico y ácido trifluoroacético, y es más sado está en un intervalo de 0,01 a 20 equivalentes, ás preferentemente en un intervalo de 1 a 5 equivalentes
síntesis del precursor (2') está en un intervalo de 0 a nte de 50 a 80 °C.
tesis del precursor (2') es de 30 minutos a 24 horas, e de 2 horas a 6 horas.
o de reducción, es posible usar un catalizador metálico (por ejemplo, tal como gas hidrógeno, formiato amónico el diborano, borohidruro de litio, borohidruro sódico, rohidruro sódico; o similares. Preferentemente, se usa uctor utilizado está en un intervalo de 0,001 a 20 equivalentes, y más preferentemente en un intervalo de r (2').
o de reducción está en un intervalo de -40 a 100 °C, 40 °C.
cción es de 30 minutos a 24 horas, preferentemente de
1 hora a 12 horas, y más preferentemente de 2 horas a
En el esquema 1, como agente oxidante usado en el pr peróxido de hidrógeno, ácido perfórmico, ácido peracétic tales como hipoclorito sódico, clorito sódico, perclorato s peryodato sódico, hipoclorito potásico, clorito potásico, perbromato potásico y peryodato potásico; y similares. E de entre peróxido de hidrógeno, ácido m-cloroperbenzoi cantidad del agente oxidante usado está en un intervalo de 0,1 a 10 equivalentes, y más preferentemente en un i precursor (2').
En el esquema 1, la temperatura de reacción en el preferentemente de 0 a 60 °C y más preferentemente d
En el esquema 1, el tiempo de reacción en el proceso d 45 minutos a 12 horas, y más preferentemente de 1 hor
En el esquema 1, en cuanto a un sustituyente que se sus contenido en la etapa de materia prima (8). En este caso, Como alternativa, en algunos casos, el intermedio (2 desprotección según sea apropiado según la necesidad, otro sustituyente diana, mediante usando una combina métodos de síntesis conocidos por los expertos en la m el intermedio (2-1) que contiene el otro sustituyente dian s.
de oxidación, es posible usar: perácidos, tales como el ido perbenzoico y ácido m-cloroperbenzoico; halógenos, hipobromito sódico, bromito sódico, perbromato sódico, lorato potásico, hipobromito potásico, bromito potásico, stas, como agente oxidante, es preferible al menos uno clorito sódico, y es más preferible el clorito sódico. Una ,01 a 20 equivalentes, preferentemente en un intervalo alo de 1 a 5 equivalentes con respecto a la cantidad del
so de oxidación está en un intervalo de-40 a 80 °C, 40 °C.
ación es de 30 minutos a 24 horas, preferentemente de horas.
en A4, E1, E2, E3 y E4, el sustituyente diana puede estar termedio (2-1) obtenido contiene el sustituyente objetivo. uede someterse a procesos tales como protección y sustituyente en el intermedio (2-1) puede convertirse en e métodos de síntesis en la amplia variedad de varios , de modo que el intermedio (2-1) se pueda convertir en

En las fórmulas (10), (11) y (2-2) anteriores, A4, E1, E2, E en la fórmula general (1) anterior, respectivamente. En significado que R35 en la fórmula (2) anterior. En la fór mismo significado que CH2 o CO representado por A3 e cada Y3 representa independientemente un grupo sa anteriores, Z1 representa un grupo alquiloxi C1-3 o un gru
Los compuestos representados por las fórmulas (9) y ( "materia prima (9)" y "materia prima (10)", respectiva comercialmente o pueden ser sintetizados por métodos
En el esquema 2, un compuesto representado por l denominado "intermedio (2-2)") es un tipo del intermedi (9) y la materia prima (10) se disuelven o suspenden alcalina para permitir que se produzca una reacción par fórmula (11) (en lo sucesivo en el presente documento intermedio (2-2) en el cual X es (=O) y A4 es O puede pr grupo alquiloxi en Z1 se someta a tratamiento con ácido NR1 se puede producir de tal manera que el precursor reacción de hidrólisis seguida de una reacción de cierre
En el esquema 2, la materia prima (9) y la materia prima preferentemente en un intervalo de relación molar de 0,
Ejemplos del disolvente usado en el esquema 2 incluyen 4 tienen los mismos significados como A4, E1, E2, E3 y E4 órmulas (9), (11) y (2-2) anteriores, R35 tiene el mismo anterior (2-2), un grupo representado por C-X tiene el fórmula (1) anterior. Además, en la fórmula (9) anterior, descrito anteriormente. En las fórmulas (10) y (11) liente.
n lo sucesivo en el presente documento denominados ) en el esquema 2 pueden ser reactivos disponibles idos o sus métodos análogos.
ula (2-2) (en lo sucesivo en el presente documento En la producción del intermedio (2-2), la materia prima solvente apropiado, y se le agrega una base metálica etizar. un precursor (un compuesto representado por la minado "precursor (11)")) del intermedio (2-2). Aquí, el rse de tal manera que el precursor (11) que contiene un cambio, el intermedio (2-2) en el cual X es (=O) y A4 es que contiene un grupo saliente en Z1 se somete a una nillo (reacción de ciclación).
se usan en un intervalo de relación molar de 0,8 a 2:1, y 1:1.
lventes de hidrocarburo, tales como éter de petróleo, n-pentano, n-hexano, n-heptano, ciclohexano, benceno, tol éter diisopropílico, metil ferc-butil éter, metil ciclopentil ét difenil éter; disolventes polares apróticos, tales co dimetilacetamida, dimetilsulfóxido, N-metil-2-pirrolidona, similares. Cada uno de estos disolventes puede usarse s apropiada. Preferentemente, se usa tetrahidrofurano.
Como base metálica alcalina utilizada en el esquema 2, l n-butillitio, sec-butillitio, ferc-butillitio y fenillitio; hidruros m de bario e hidruro potásico; amidasa de metal, tale diisopropilamida de litio, bistrimetilsilil amida de litio y bistri metálicas alcalinas se puede usar solas o en una mezcla d como base metálica alcalina, se prefiere usar al meno cantidad de la base metálica alcalina usada está en un intervalo de 1,2 a 6 equivalentes, y más preferentement cantidad de materia prima (10 ).
En el esquema 2, a temperatura de reacción está en un in y más preferentemente del -50 al 100 °C.
En el esquema 2, el tiempo de reacción está en un interva a 24 horas y más preferentemente de 60 minutos a 12 ho
Como el ácido usado en el tratamiento con ácido en el e tales como el ácido clorhídrico, ácido bromhídrico, ácido ácidos carboxílicos, tales como ácido fórmico, ácido acéti como tricloruro de boro, tribromuro de boro y triyoduro de solo o en una mezcla de dos o más tipos en una proporci acético y ácido bromhídrico.
En el esquema 2, la temperatura de reacción en el trata preferentemente una temperatura a la que tiene lugar el r
En el esquema 2, el tiempo de reacción en el tratamient preferentemente de 2 horas a 36 horas y más preferente
Ejemplos del disolvente usado en la reacción de hidrólisis agua, metanol, etanol, n-propanol, 2 -propanol, n-butanol, tales como acetonitrilo, propionitrilo, N,N-dimetilforma pirrolidona; y similares. Cada uno de estos disolventes pu proporción apropiada. Preferentemente, se usa dimetilsulf
Las bases utilizables en la reacción de hidrólisis en el esq potásico y similares. Puede usarse una mezcla de la base necesidades.
En el esquema 2, la temperatura de reacción en la re preferentemente de 20 a 60 °C.
En el esquema 2, el tiempo de reacción en la reacción d preferentemente de 60 minutos a 36 horas y más prefere
Ejemplos del disolvente usado en la reacción de ciclación como éter de petróleo, n-pentano, n-hexano, n-heptano, tales como éter dietílico, éter diisopropílico, metil ferc tetrahidrofurano, 1,4-dioxano y difenil éter; disolventes p dimetilformamida, N,N-dimetilacetamida, dimetilsulfóxido disolventes puede usarse solo o en una mezcla de dos o usa al menos uno de N, N-dimetilacetamida y N-metil-2-en el esquema 2 ,
por ejemplo, se usan hidruros de metal, tales como hidrur Preferentemente, se usa hidruro de litio.
En el esquema 2, la temperatura de reacción en la r preferentemente del 20 al 160 °C y más preferentemente no y xileno; disolventes de éter, tales como éter dietílico, , tetrahidrofurano, 2-metil-tetrahidrofurano, 1,4-dioxano y acetonitrilo, propionitrilo, N,N-dimetilformamida, N,N-N,N',N'-tetrametiletilendiamina y hexametilfosforamida; y o en una mezcla de dos o más tipos en una proporción
bases usables incluyen: litio orgánico, tal como metil litio, licos, tales como hidruro sódico, hidruro potásico, hidruro como amida de litio, amida sódica, amida potásica, tilsilil amida sódico; y similares. Cada una de estas bases dos o más tipos en una proporción apropiada. Entre estas, no de hidruro sódico y bistrimetilsililamida sódica. Una tervalo de 1 a 10 equivalentes, preferentemente en un n un intervalo de 1,5 a 5 equivalentes con respecto a la
rvalo de -100 a 200 °C, preferentemente del -80 al 150 °C
de 30 minutos a 48 horas, preferentemente de 45 minutos .
ema 2, los ácidos utilizables incluyen: ácidos minerales, odhídrico, ácido sulfúrico, ácido fosfórico y ácido nítrico;
ácido propiónico y ácido trifluoroacético; ácidos de Lewis oro; y similares. Cada uno de estos ácidos puede usarse apropiada. Preferentemente, se usa una mezcla de ácido
ento con ácido está en un intervalo de 0 a 200 °C, y es ujo.
on ácido está en un intervalo de 30 minutos a 48 horas, nte de 6 horas a 24 horas.
n el esquema 2 incluyen: disolventes próticos, tales como butanol y ferc-butilalcohol; disolventes polares apróticos, a, N,N-dimetilacetamida, dimetilsulfóxido y N-metil-2-e usarse solo o en una mezcla de dos o más tipos en una ido.
a 2 incluyen hidróxido de litio, hidróxido sódico, hidróxido un peróxido de hidrógeno según sea apropiado según las
ión de hidrólisis está en un intervalo de 0 a 100 °C, y
hidrólisis está en un intervalo de 30 minutos a 48 horas, mente de 2 horas a 24 horas.
el esquema 2 incluyen: disolventes de hidrocarburo, tales lohexano, benceno, tolueno y xileno; disolventes de éter, til éter, metil ciclopentil éter, tetrahidrofurano, 2 -metilres apróticos, tales como acetonitrilo, propionitrilo, N,N-N-metil-2-pirrolidona; y similares. Cada uno de estos s tipos en una proporción apropiada. Preferentemente, se olidona. Como base utilizada en la reacción de ciclación
de litio, hidruro sódico, hidruro de bario e hidruro potásico.
cción de ciclación está en el intervalo de 0 a 200 °C, l 50 al 140 °C.
En el esquema 2, el tiempo de reacción en la reacción horas, preferentemente de 60 minutos a 24 horas y más
En el esquema 2, en cuanto a un sustituyente que se su contenido en la etapa de la materia prima (10). En est objetivo. Como alternativa, en algunos casos, cualquier procesos tales como protección y desprotección segú cualquiera de los precursores (11 ) y el intermedio (2 -2 ) de una combinación de métodos de síntesis en la ampl expertos en la materia, de modo que el intermedio (2 -2 sustituyente diana. Además, cuando X en el intermedi intermedio (2-2) en donde X es H2 a través de una reac en la materia.
lación hidrólisis está en un intervalo de 30 minutos a 48 erentemente de 2 horas a 12 horas.
á en A4, E1, E2, E3 y E4, el sustituyente diana puede estar o, el intermedio (2-2) obtenido contiene el sustituyente precursor (11) y el intermedio (2-2) pueden someterse a a apropiado según la necesidad, y un sustituyente en ede convertir en otro sustituyente diana, mediante el uso riedad de varios métodos de síntesis conocidos por los pueda convertir al intermedio (2 -2 ) que contiene el otro ) es (=O), el intermedio (2-2) se puede convertir en el de reducción común o similar conocida por los expertos

En las fórmulas (13) y (2-3) anteriores, E1, E2, E3 y E4 tie general (1) anterior, respectivamente. En las fórmulas ( en la fórmula (2) anterior. En la fórmula (13) anterior, R3 dialquilamino C1-3, o un grupo arilamino, y Z2 repres anteriormente.
Los compuestos representados por las fórmulas (12) y "materia prima (12)" y "materia prima (13)", respectiv comercialmente o pueden ser sintetizados por métodos En el esquema 3, la materia prima (12) y la materia prim y se usan preferentemente en una relación molar de 0,9 En el esquema 3, un compuesto representado por l denominado "intermedio (2-3)") es un tipo de intermedio de tal manera que la materia prima (13) se disuelve o su metal alcalino para permitir que proceda una reacción prima (13), y después la materia prima (12) se añade al Ejemplos del disolvente usado en el esquema 3 son los esquema 2. Entre ellos, se usa preferentemente tetrahid Ejemplos de bases metálicas alcalinas en el esquema enumeradas para el esquema 2. Entre ellas, se usa pref En el esquema 3, la temperatura de reacción para la sí 100 a 100 °C, preferentemente de -90 a 50 °C y más pr En el esquema 3, el tiempo de reacción para la síntesi minutos a 3 horas, y preferentemente de 45 minutos a 2 En el esquema 3, la temperatura de reacción después d 100 a 100 °C, preferentemente del -90 al 80 °C y más p s mismos significados como E1, E2, E3 y E4 en la fórmula (2-3) anteriores, R35 tiene el mismo significado que R35 esenta un grupo hidroxi, un grupo alquiloxi C1-3, un grupo un átomo de hidrógeno o un grupo saliente descrito
(en lo sucesivo en el presente documento denominados te) en el esquema 3 pueden ser reactivos disponibles cidos o sus métodos análogos.
) se usan en un intervalo de relación molar de 0,8 a 2:1, :1.
ula (2-3) (en lo sucesivo en el presente documento de la presente invención. El intermedio (2-3) se produce de en un disolvente apropiado, se le añade una base de sintetizar un compuesto de metal alcalino de la materia uesto de metal alcalino.
os disolventes que los disolventes enumerados para el ano.
n las mismas bases metálicas alcalinas que las bases temente al menos uno de n-butil litio y sec-butil litio.
s del compuesto metal alcalino está en un intervalo de -ntemente de -80 a 30 °C.
compuesto de metal alcalino está en un intervalo de 30 s.
adición de la materia prima (12) está en un intervalo de -ntemente del -80 al 60 °C.
En el esquema 3, el tiempo de reacción después de la minutos a 48 horas, preferentemente de 45 minutos a 2
En el esquema 3, en el caso de que un sustituyente se contenido en la etapa de la materia prima (13). En est objetivo. Como alternativa, en algunos casos, el interme y desprotección según sea apropiado según la necesid en otro sustituyente diana, mediante usando una combi métodos de síntesis conocidos por los expertos en la m el intermedio (2-3) que contiene el otro sustituyente dian ión de la materia prima (12) está en un intervalo de 30 as, y más preferentemente de 1 hora a 12 horas.
uya en E1, E2, E3 y E4, el sustituyente diana puede estar o, el intermedio (2-3) obtenido contiene el sustituyente 2-3) puede someterse a procesos tales como protección un sustituyente en el intermedio (2-3) puede convertirse de métodos de síntesis en la amplia variedad de varios , de modo que el intermedio (2-3) se pueda convertir en

En las fórmulas (15), (16) y (2-4) anteriores, E1, E2, E3, y R1 en la fórmula general (1) anterior, respectivamente. significado que R35 en la fórmula (2) anterior. En la fór mismo significado que CH2 o CO representado por A3 (16) anteriores representa un grupo alquilo C1-3 opciona un grupo saliente descrito anteriormente.
Los compuestos representados por las fórmulas (14) y "materia prima (14)" y "materia prima (15)", respectiv comercialmente o pueden ser sintetizados por métodos
En el esquema 4, un compuesto representado por l denominado "intermedio (2-4)") es un tipo de intermedio de tal manera que la materia prima (14) se disuelve o su prima (14) se forman por una base metálica alcalina y precursor (16), seguido de la reducción del grupo nitro p
En el esquema 4, la materia prima (14) y la materia prim se usan preferentemente en un intervalo de relación mo
Ejemplos del disolvente usado en el esquema 4 son los esquema 2. Entre ellos, se usa preferentemente tetrahid
Ejemplos de bases metálicas alcalinas en el esquema enumeradas para el esquema 2. Entre ellos, se usa pre metálica alcalina utilizada está en el intervalo de 1 a 2 e respecto a la cantidad de materia prima (14).
En el esquema 4, la temperatura de reacción para la for preferentemente del -90 al 50 °C y más preferentement
En el esquema 4, el tiempo de reacción para la formació y preferentemente de 45 minutos a 2 horas.
En el esquema 4, la temperatura de reacción después d 100 a 100 °C, preferentemente del -90 al 80 °C y más p
En el esquema 4, el tiempo de reacción después de la minutos a 48 horas, preferentemente de 45 minutos a 2
Ejemplos de un disolvente usado para la reducción del disolventes próticos, tales como agua, metanol, etanol, n R1 tienen los mismos significados como en E1, E2, E3, E4 s fórmulas (14), (16) y (2-4) anteriores, R35 tiene el mismo anterior (2-4), un grupo representado por C-X tiene el fórmula (1) anterior. Además, R36 en las fórmulas (14) y te sustituido, e Y4 en la fórmula (15) anterior representa
(en lo sucesivo en el presente documento denominados te) en el esquema 4 pueden ser reactivos disponibles cidos o sus métodos análogos.
ula (2-4) (en lo sucesivo en el presente documento de la presente invención. El intermedio (2-4) se produce de en un disolvente apropiado, los aniones de la materia cen reaccionar con la materia prima (15) para formar el errar el anillo.
) se usan en un intervalo de relación molar de 1:1 a 2, y 1:1,1 a 1,3.
os disolventes que los disolventes enumerados para el ano.
n las mismas bases metálicas alcalinas que las bases temente bistrimetilsililamida sódica. La cantidad de base lentes, y preferentemente de 1,2 a 1,5 equivalentes con
n de los aniones está en un intervalo de -100 a 100 °C, -80 al 0 °C.
los aniones está en el intervalo de 30 minutos a 3 horas,
dición de la materia prima (15) está en un intervalo de -ntemente del -80 al 60 °C.
ión de la materia prima (15) está en un intervalo de 30 as, y más preferentemente de 1 hora a 12 horas.
o nitro en el intermedio (16) en el esquema 4 incluyen: anol, 2 -propanol, n-butanol, 2 -butanol y ferc-butilalcohol;
disolventes de hidrocarburo, tales como éter de petról tolueno y xileno; disolventes de halógeno, tales com dicloroetano y clorobenceno; disolventes de éter, tales c ciclopentil éter, tetrahidrofurano, 2-metil-tetrahidrofurano macetato de etilo, acetato de etilo, acetato de n-propilo, acetato de ferc-butilo, acetato de bencilo, propionato de de isopropilo, propionato de n-butilo, propionato de isobu tales como acetona, 2-butanona, metil isobutil ceto dimetilacetamida, dimetilsulfóxido y N-metil-2-pirrolidona solo o en una mezcla de dos o más tipos en una p preferentemente al menos uno de entre agua, metanol, et También es posible usar el disolvente al que se añade fórmico, ácido acético, ácido trifluoroacético, ácido clorhí ácido toluenosulfónico o similares, siendo la base carbonato sódico, carbonato potásico, carbonato de ce similares.
Como agente reductor utilizado en el esquema 4, los ej cinc, aluminio, estaño, cloruro estannoso y hierro; cataliz níquel, los cuales se usan junto con una fuente de hidró y sales inorgánicas tales como ditionito sódico; y similare
En el esquema 4, en cuanto a un sustituyente a sustit contenido en la etapa de la materia prima (15). En est objetivo. Como alternativa, en algunos casos, el interme y desprotección según sea apropiado según la necesida en otro sustituyente diana, mediante usando una combin métodos de síntesis conocidos por los expertos en la m el intermedio (2-4) que contiene el otro sustituyente dian 4) se puede convertir en el intermedio (2-4) en el cual X conocida por los expertos en la materia.
n-pentano, n-hexano, n-heptano, ciclohexano, benceno, tracloruro de carbono, diclorometano, cloroformo, 1 ,2 -éter dietílico, éter diisopropílico, metil ferc-butil éter, metil 4-dioxano y difenil éter; disolventes de éster, tales como ato de isopropilo, acetato de n-butilo, acetato de isobutilo, o, propionato de etilo, propionato de n-propilo, propionato y propionato de ferc-butilo; disolventes polares apróticos, acetonitrilo, propionitrilo, N,N-dimetilformamida, N,N-similares. Cada uno de estos disolventes puede usarse rción apropiada. Entre ellos, como disolvente, se usa l y tetrahidrofurano, y se usa más preferentemente etanol. ácido o una base según corresponda, el ácido es ácido o, ácido sulfúrico, ácido fosfórico, ácido metanosulfónico, ogenocarbonato sódico, hidrogenocarbonato potásico, hidróxido de litio, hidróxido sódico, hidróxido potásico o
los de agentes utilizables incluyen: metales, tales como res de hidrogenación, tales como paladio, platino, rodio y y se pueden usar con un portador según sea apropiado;
n R1, E1, E2, E3 y E4, el sustituyente diana puede estar so, el intermedio (2-4) obtenido contiene el sustituyente (2-4) puede someterse a procesos tales como protección un sustituyente en el intermedio (2-4) puede convertirse n de métodos de síntesis en la amplia variedad de varios a, de modo que el intermedio (2-4) se pueda convertir en uando X en el intermedio (2-4) es (=O), el intermedio (2 2 a través de una reacción de reducción común o similar

En la fórmula (2-5) anterior, E1, E2, E3 y E4 tienen los mi (1) anterior, respectivamente. En las fórmulas (17) y (2 fórmula (2 ) anterior.
Un compuesto representado por la fórmula (17) (en lo s materia prima (13) en el esquema 5 pueden ser reactivos métodos conocidos públicamente o sus métodos análog
En el esquema 5, un compuesto representado por la denominado "intermedio (2-5)") es un tipo de intermedio de tal manera que la materia prima (13) se disuelve o su metal alcalino para permitir que proceda una reacción prima (13), y después la materia prima (17) se añade al ácido de Lewis.
En el esquema 5, la materia prima (17) y la materia prim se usan preferentemente en un intervalo de relación mol s significados como E1, E2, E3 y E4 en la fórmula general anteriores, R35 tiene el mismo significado que R35 en la
ivo en el presente documento, "materia prima (17)") y la ponibles comercialmente o pueden sintetizarse mediante
mula (2-5) (en lo sucesivo en el presente documento de la presente invención. El intermedio (2-5) se produce de en un disolvente apropiado, se le añade una base de sintetizar un compuesto de metal alcalino de la materia puesto de metal alcalino en presencia o ausencia de un
3) se usan en un intervalo de relación molar de 1:1 a 5, y e 1:2 a 4.
Ejemplos del disolvente usado en el esquema 5 son los esquema 2. Entre ellos, se usa preferentemente tetrahid
Ejemplos de bases metálicas alcalinas en el esquema enumeradas para el esquema 2. Entre ellas, se usa pre cantidad de base metálica alcalina usada está en un i equivalentes con respecto a la cantidad de materia prim
En el esquema 5, la temperatura de reacción para la sín -100 a 100 °C, preferentemente del -90 al 50 °C y más
En el esquema 5, el tiempo de reacción para la síntesi minutos a 3 horas, y preferentemente de 45 minutos a 2
En el esquema 5, la temperatura de reacción después d 100 a 100 °C, preferentemente del -90 al 80 °C y más p
En el esquema 5, el tiempo de reacción después de la minutos a 48 horas, preferentemente de 45 minutos a 2
Ejemplos del ácido de Lewis en el caso en el cual en el incluyen cloruro de cinc, bromuro de cinc, yoduro de c circonio, complejo de trifluoruro de boro-éter dietílico, trifluorometanosulfonato de trimetilsililo, trifluorometan butildimetilsililo y similares. Preferentemente, se usa un de ácido de Lewis usada está en un intervalo de 1 a 4 respecto a la cantidad de materia prima (17) añadida.
En el esquema 5, en cuanto a un sustituyente a sustituir en la etapa de la materia prima (13). En este caso, el inte alternativa, en algunos casos, el intermedio (2-5) puede según sea apropiado según la necesidad, y un sust sustituyente diana, mediante usando una combinación d de síntesis conocidos por los expertos en la materia, intermedio (2-5) que contiene el otro sustituyente diana.
os disolventes que los disolventes enumerados para el ano.
n las mismas bases metálicas alcalinas que las bases temente al menos uno de n-butil litio y sec-butil litio. La lo de 2 a 10 equivalentes y preferentemente de 4 a 8 ).
del compuesto de metal alcalino está en un intervalo de entemente del -80 al 30 °C.
compuesto de metal alcalino está en un intervalo de 30 s.
dición de la materia prima (17) está en un intervalo de -ntemente del -80 al 60 °C.
ión de la materia prima (17) está en un intervalo de 30 as, y más preferentemente de 1 hora a 12 horas.
ema 5 se lleva a cabo en presencia del ácido de Lewis loruro estánnico, tetracloruro de titanio, tetracloruro de oruro de boro, tribromuro de boro, triyoduro de boro, onato de trietilsililo, trifluorometanosulfonato de terc-lejo de éter dietílico de trifluoruro de boro. Una cantidad alentes, y preferentemente de 1,5 a 3 equivalentes con
, E2, E3 y E4, el sustituyente diana puede estar contenido io (2-5) obtenido contiene el sustituyente objetivo. Como terse a procesos tales como protección y desprotección nte en el intermedio (2-5) puede convertirse en otro odos de síntesis en la amplia variedad de varios métodos odo que el intermedio (2-5) se pueda convertir en el

En las fórmulas (20) a (22) y (2-6) anteriores, E1, E2, E E4 y R1 en la fórmula general (1 ) anterior, respectivame mismo significado que R35 en la fórmula (2) anterior. En el mismo significado que CH2 o CO representado por A3 X2 representa O, NOH o NR39 y R39 representa un grupo
La materia prima (9) y un compuesto representado po y R1 tienen los mismos significados como en E1, E2, E3, En las fórmulas (21 ), (22 ) y (2 -6 ) anteriores, R35 tiene el mula anterior (2-6), un grupo representado por C-X tiene fórmula (1) anterior. Además, en la fórmula (22) anterior, nte.
órmula (20) (en lo sucesivo en el presente documento,
"materia prima (20 )") en el esquema 6 pueden ser r mediante métodos conocidos públicamente o sus métod
En el esquema 6 , un compuesto representado por la denominado "intermedio (2-6)") es un tipo de intermedio de tal manera que: la materia prima (9) y la materia prim se le añade una base metálica alcalina para permitir que por la fórmula (21 ) (en lo sucesivo en el presente doc obtenido se somete a una reacción de hidroboración con hidroxi en el mismo; el grupo hidroxi generado se con conocida por los expertos en la materia, seguido de representado por la fórmula (22 ) (en lo sucesivo en el pr el precursor (22) se somete a una reacción de transposic
En el esquema 6 , la materia prima (9) y la materia prima se usan preferentemente en un intervalo de relación mol
Ejemplos del disolvente usado para la síntesis del comp los disolventes enumerados para el esquema 2. Entre ell
Ejemplos de bases metálicas alcalinas utilizadas para la bases metálicas alcalinas que las bases enumeradas bistrimetilsililamida sódica. Una cantidad de la base metáli preferentemente en un intervalo de 1,2 a 6 equivalentes, y con respecto a la cantidad de materia prima (20 ).
En el esquema 6 , la temperatura de reacción para la sínte preferentemente del -80 al 150 °C y más preferentement
En el esquema 6 , el tiempo de reacción para la síntesis horas, preferentemente de 45 minutos a 24 horas y más
Es una práctica común que la reacción de hidroboración normalmente un disolvente de éter, tal como éter dietílico, tal como diborano o 9-BBN en un intervalo de temperatur
En el esquema 6 , como reacción de oxidación, es posibl conocidas por los expertos en la materia, para oxidar ejemplo, es posible emplear una reacción de oxidación óxido de un metal, tal como el cromo, manganeso, rute como TEMPO), una reacción de oxidación como una oxi de condensación, tal como cloruro de ácido, anhídrido d de oxidación.
En el esquema 6 , la oximación se puede llevar a cabo expertos en la materia, tal como mezclar con una sal de
En el esquema 6 , la reacción de transposición de ampliamente conocidas por los expertos en la materia, y con un ácido. En algunos casos, la reacción de transposi compuesto en el cual X2 es NOH se convierta en el com
En el esquema 6 , en cuanto a un sustituyente a sustituir en la etapa de la materia prima (20). En este caso, el inte alternativa, en algunos casos, el intermedio (2 -6 ) puede según sea apropiado según la necesidad, y un susti sustituyente diana, mediante usando una combinación de de síntesis conocidos por los expertos en la materia, intermedio (2 -6 ) que tiene el otro sustituyente diana.
Mientras tanto, en el esquema 6 , como para que un s someterse a procesos tales como protección y desprotec un sustituyente objetivo en el compuesto. del intermedio de métodos de síntesis en la amplia variedad de varios
de modo que el intermedio (2 -6 ) se pueda convertir en el i Mientras tanto, cuando X es (=O) en el intermedio (2-6), vos disponibles comercialmente o pueden sintetizarse nálogos.
ula (2-6) (en lo sucesivo en el presente documento de la presente invención. El intermedio (2-6) se produce ) se disuelven o suspenden en un disolvente apropiado; ga la reacción para sintetizar un compuesto representado nto denominado "compuesto (21 )"); el compuesto (21 ) a por los expertos en la materia para introducir un grupo e en una cetona mediante una reacción de oxidación oximación o similar para dar lugar a un compuesto te documento denominado "precursor (22 )"); y después de Beckmann conocida por los expertos en la materia.
se usan en un intervalo de relación molar de 0,8 a 2:1, y 1 a 1,3:1.
o (21) en el esquema 6 son los mismos disolventes que e usa preferentemente tetrahidrofurano.
sis del compuesto (21) en el esquema 6 son las mismas a el esquema 2. Entre ellos, se usa preferentemente lcalina usada está en un intervalo de 1 a 10 equivalentes, s preferentemente en un intervalo de 1,5 a 5 equivalentes
el compuesto (21) está en un intervalo de -100 a 200 °C, l -50 al 100 °C.
compuesto (21) está en un intervalo de 30 minutos a 48 erentemente de 60 minutos a 12 horas.
l esquema 6 se lleve a cabo en un disolvente adecuado, ahidrofurano o 1,4-dioxano, con un reactivo de borilación, 0 °C a la temperatura a la que tiene lugar el reflujo.
licar cualquiera de las diversas reacciones, ampliamente variedad de grupos hidroxi secundarios a cetonas. Por do un agente oxidante a base de halógeno hecho de un o una sal del mismo (se puede añadir un catalizador tal n de Swern usando dimetilsulfóxido junto con un agente ido o carbodiimida y similares, y cualquier otra reacción
iante un método común ampliamente conocido por los xilamina con adición de ácido o similar.
mann puede usar diversas condiciones de reacción tualmente se emplea en particular el calentamiento junto de Beckmann se puede llevar a cabo después de que el to en el cual X2 es NR39.
, E2, E3 y E4, el sustituyente diana puede estar contenido io (2-6) obtenido contiene el sustituyente objetivo. Como terse a procesos tales como protección y desprotección nte en el intermedio (2 -6 ) puede convertirse en otro odos de síntesis en la amplia variedad de varios métodos odo que el intermedio (2 -6 ) se pueda convertir en el
uyente sea sustituido en R1, el intermedio (2-6) puede según sea apropiado según la necesidad, y se introduce ) en el cual R1 es H mediante el uso de una combinación dos de síntesis conocidos por los expertos en la materia, edio (2 -6 ) en el que se introduce el sustituyente objetivo. termedio (2-6) se puede convertir en el intermedio (2-6)
en el cual X es H2 a través de una reacción de reducción ún o similar conocida para los expertos en la materia.

En las fórmulas (23) y (2-7) anteriores, E1, E2, E3, E4, y en la fórmula general (1) anterior, respectivamente. En la en la fórmula (2) anterior. En la fórmula anterior (2-7), u CH2 o CO representado por A3 en la fórmula (1) anterior fórmula (23) (en lo sucesivo en el presente documento, disponibles comercialmente o pueden sintetizarse m análogos.
En el esquema 7, un compuesto representado por la denominado "intermedio (2-7)") es un tipo de intermedi producir a partir de la materia prima (12) y la materia p método descrito en Chemical and Pharmaceutical Bulleti
En el esquema 7, en cuanto a un sustituyente a sustit contenido en la etapa de la materia prima (23). En est objetivo. Como alternativa, en algunos casos, el interme y desprotección según sea apropiado según la necesida en otro sustituyente diana, mediante usando una combin métodos de síntesis conocidos por los expertos en la m el intermedio (2-7) que contiene el otro sustituyente dian intermedio (2-7) se puede convertir en el intermedio (2-común o similar conocida para los expertos en la materia nen los mismos significados como en E1, E2, E3, E4 y R1 ula (2-7) anterior, R35 tiene el mismo significado que R35 po representado por C-X tiene el mismo significado que materia prima (12) y un compuesto representado por la ria prima (23))") en el esquema 7 pueden ser reactivos te métodos conocidos públicamente o sus métodos
ula (2-7) (en lo sucesivo en el presente documento de la presente invención. El intermedio (2-7) se puede (23) de acuerdo con un método conocido tal como un 98, 46, 242.
R1, E1, E2, E3 y E4, el sustituyente diana puede estar o, el intermedio (2-7) obtenido contiene el sustituyente -7) puede someterse a procesos tales como protección un sustituyente en el intermedio (2-7) puede convertirse de métodos de síntesis en la amplia variedad de varios , de modo que el intermedio (2-7) se pueda convertir en ientras tanto, cuando X es (=O) en el intermedio (2-7), el el cual X es H2 a través de una reacción de reducción
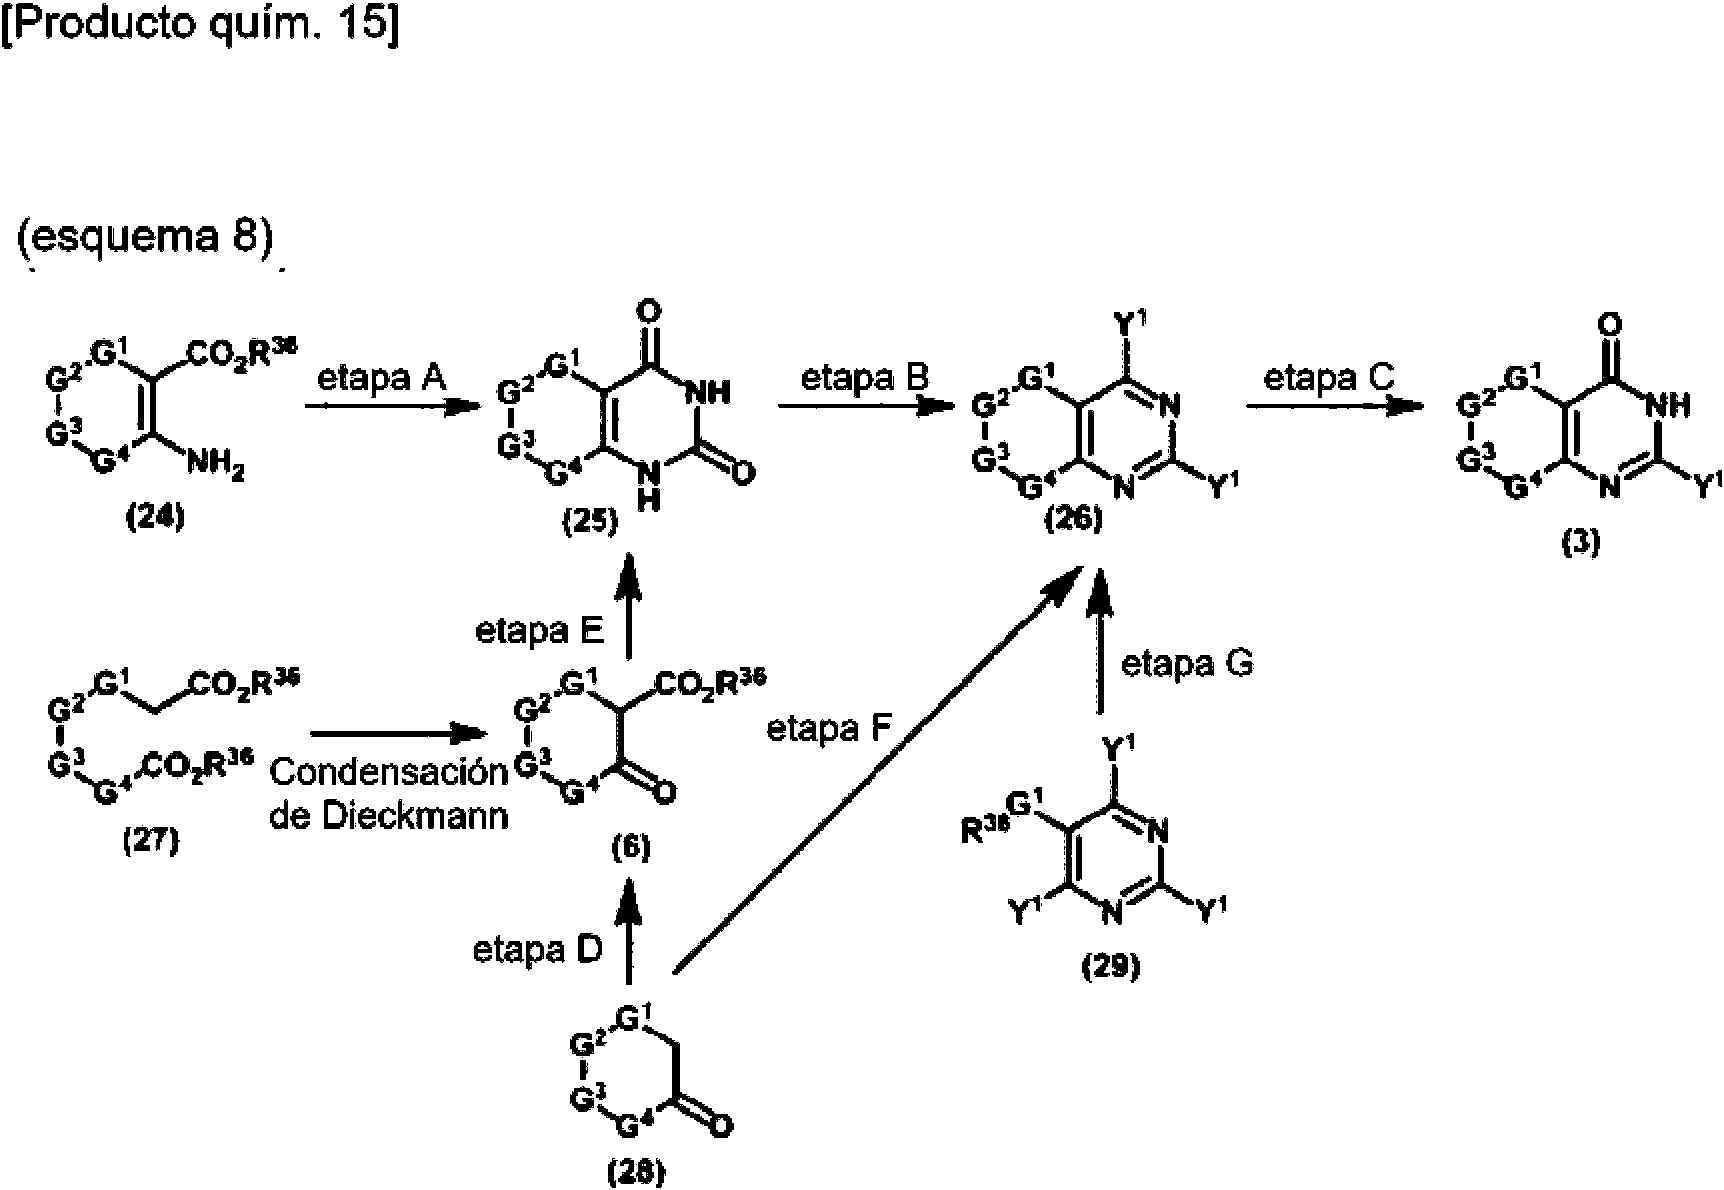
En las fórmulas (24) a (29) anteriores, G1, G2, G3 y
fórmula general (1) anterior, respectivamente. En las fórmulas Y1 en la fórmula (3) anterior. Por otra parte, en las fórmulas inferior opcionalmente sustituido. En la fórmula (29) anterior, R estructura representada por -G2-G3-G4- en la fórmula (26) ante
La materia prima (3) o la materia prima (6 ) en el método de método descrito en el esquema 8 o similar. La materia pri representado por la fórmula (27) (un ácido dicarboxílico d Dieckmann o similar, o sometiendo la posición a de un compu a una reacción de homologación de un carbono (como un Society, 1910, 97,1765). Mientras tanto, la materia prima (3) grupos salientes en un compuesto como un compuesto repre un método descrito en el paso C: Journal of Medicinal Chemis sintetizar sometiendo la cetona (28) o un compuesto represent de cierre de anillo o similar (tal como un método descrito en la y como un método descrito en la etapa G: The Journal of Org tal manera que un carbonilo amídico en un compuesto repres sintetizarse mediante una reacción de cierre del anillo de cond (24) (compuesto (24)) o la materia prima (6 ) con urea se convie descrito en la etapa A: Bioorganic & Medicinal Chemistry, 200 Journal of Medicinal Chemistry, 2015, 58, 9480.; y tal como Chemistry, 2011, 54, 580). Esta serie de métodos de síntesis de formulación general y otros en química orgánica, y pueden sin ningún cambio o con sus métodos mejorados.
El compuesto espiro representado por la fórmula general (1), lo sintetizadas de acuerdo con los métodos anteriores, cada una la solución de reacción o en el estado del producto crudo, o aislado por un método de purificación habitual conocido por lo para el aislamiento, por ejemplo, se puede seleccionar un méto entre varios tipos de cromatografía (columna o capa fina, tipo sublimación, precipitación, cristalización, separación centrífug
Los compuestos espiro de la presente invención, tautómeros y en cualquier proporción, tienen una excelente acción inhibidor tienen los mismos significados como G1, G2, y (29) anteriores, Y1 tiene el mismo significado que
y (27) anteriores, R36 representa un grupo alquilo
resenta un grupo precursor que puede formar una
cción 1 o 2 se puede producir de acuerdo con el
) se puede sintetizar sometiendo un compuesto
ativo (27)) a una reacción de condensación de
representado por la fórmula (28) (una cetona (28))
o descrito en el paso D: Journal of the Chemical
ede sintetizar hidrolizando uno innecesario de los
do por la fórmula (26) (compuesto (26)) (tal como
986,29,62). Después, el compuesto (26) se puede
or la fórmula (29) (compuesto (29)) a una reacción
a F: Medicinal Chemistry Research, 2014,23,3784
Chemistry, 2013,78,2144), o puede sintetizarse de
o por la fórmula (25) (compuesto (25)) que puede
ción de un compuesto representado por la fórmula
imidoilo como grupo saliente (tal como un método
,7021; tal como un método descrito en la etapa E:
étodo descrito en la etapa B: Journal of Medicinal
dos métodos ampliamente descritos en manuales
rse a cabo de acuerdo con los métodos descritos
rmedios, las materias primas, y así sucesivamente
de usarse en el paso subsiguiente en el estado de
e en el paso subsiguiente después de haber sido
ertos en la materia. Para el método de purificación
una combinación de métodos según sea apropiado
se normal o tipo de fase inversa, etc.), destilación,
milares.
reoisómeros de los mismos, y una mezcla de estos
la tanquirasa. Por esta razón, en el tratamiento de
enfermedades causadas por tanquirasa y/o reacciones uno apropiado de los compuestos especificados anterior con al menos un tipo de métodos terapéuticos conv convencional, radioterapia y terapia con medicamentos co sólidos y tumores sanguíneos (por ejemplo, fibrosarco cáncer de mama, astrocitoma, cáncer de pulmón, cánce epitelio transicional de vejiga, leucemía, etc.); infeccione virus de Epstein-Barr; fibrosis, tal como fibrosis pulmonar; esclerosis múltiple y esclerosis lateral amiotrófica; enferm de la piel y del cartílago; enfermedades metabólicas, tale
La composición farmacéutica de la presente invención co principio activo. Por lo tanto, la composición farmacéutica la proliferación de células tumorales, agentes profilácticos de ovario, glioblastoma, adenoma pancreático, cáncer cáncer de hígado, cáncer colorrectal y cáncer de epiteli terapéuticos para las infecciones por el virus del herpes s profilácticos o terapéuticos para la fibrosis pulmonar, age agentes profilácticos o terapéuticos para la esclerosis lat
La composición farmacéutica de la presente invención compuesto espiro de la presente invención. Ejemplos (inhibidores de la proliferación celular, agentes antineopl mismos), más específicamente, agentes alquilantes, anti e inhibidores de la topoisomerasa; inhibidores de la funci y anticuerpos EGFR; inhibidores vasodilatadores, tales células cancerosas, tales como inhibidores de metalopr agentes inmunoterapéuticos con anticuerpos anti-PD-1, c o en una combinación de dos o más.
La composición farmacéutica de la presente invención s de administración oral y parenteral, como la administr oftálmica, administración subcutánea, administración intra administración transdérmica, y se puede administrar a hu la composición farmacéutica de la presente invención se para la vía de administración.
Ejemplos específicos de las formas de dosificación de la preparaciones orales, tales como comprimidos, píldoras, suspensiones, emulsiones y jarabes; agentes líquidos soluciones oftálmicas; inyecciones, tales como inye preparaciones parenterales tales como agentes de ad ungüentos, cremas y parches.
La composición farmacéutica de la presente invención pu campo de la farmacia dependiendo de la forma de d formadores de volumen, hidratantes, tensioactivos, dis tamponantes, conservantes, agentes solubilizantes, agen estabilizantes, agentes lubricantes, agentes colorantes y habitual usando los aditivos anteriores. Ejemplos de adi carbonato de magnesio, silicato de magnesio si carboximetilcelulosa o una sal de la misma, goma ará gelatina de petróleo, glicerina, etanol, ácido cítrico, clorur
En la composición farmacéutica de la presente invención, (el contenido total de una mezcla en el caso de que el c compuesto representado por la fórmula general (1 ), una y estereoisómeros, etc.) no se puede determinar incondi apropiado dependiendo de la forma de dosificación, pero del 0,05 al 50 % en masa en términos de una forma libre Una dosis del compuesto espiro de la presente invención debe ajustarse según sea apropiado dependiendo de corporal y el sexo de un paciente, una diferencia de enf habitual para ajustar es de 0,1 a 2000 mg y preferentem vez o en varias porciones al día.
eculares intracelulares en las que participa la tanquirasa, nte y otros pueden administrarse solo o en combinación cionales conocidos públicamente que incluyen cirugía a el cáncer, las enfermedades incluyen: diversos tumores cáncer de ovario, glioblastoma, adenoma pancreático, ástrico, cáncer de hígado, cáncer colorrectal, cáncer de les como infecciones por el virus del herpes simple y el fermedades neurodegenerativas, tales como querubismo, des inflamatorias en diversas formas, tales como lesiones omo la obesidad; etc.
ne el compuesto espiro de la presente invención como el la presente invención se puede usar como inhibidores de erapéuticos para tumores malignos (fibrosarcoma, cáncer mama, astrocitoma, cáncer de pulmón, cáncer gástrico, ansicional de vejiga y leucemia), agentes profilácticos o ple o las infecciones por el virus de Epstein-Barr, agentes s profilácticos o terapéuticos para la esclerosis múltiple y l amiotrófica.
de contener además un agente terapéutico distinto del agente terapéutico incluyen: agentes anticancerígenos cos, agentes que dañan el ADN y combinaciones de los tabolitos, antibióticos antitumorales, agentes antimitóticos del factor de crecimiento tales como inhibidores mitóticos o anticuerpos VEGFR; inhibidores de la metástasis de asas; terapias antisentido, tales como Ras antisentido; las T y similares; etc. Estos agentes se pueden usar solos
uede administrar a través de cualquier vía entre las vías ón por inhalación, administración nasal, administración nosa, administración intramuscular, administración rectal, nos y animales que no sean humanos. Por consiguiente, de producir en cualquier forma de dosificación adecuada
posición farmacéutica de la presente invención incluyen: sulas, gránulos, polvos, gránulos finos, pastillas, elixires, xternos, tales como inhalantes, soluciones nasales y ones intravenosas e inyecciones intramusculares; y istración rectal, supositorios, lociones, pulverizaciones,
contener además aditivos utilizados habitualmente en el icación, los aditivos, incluidos los excipientes, agentes gantes, aglutinantes, lubricantes, dispersantes, agentes antisépticos, agentes saborizantes, agentes analgésicos, ilares, y se pueden producir de acuerdo con un método s incluyen lactosa, fructosa, glucosa, almidón, gelatina, tico, talco, estearato de magnesio, metilcelulosa, a, aceite de oliva, propilenglicol, polietilenglicol, jarabe, ódico, sulfito sódico, fosfato sódico, etc.
contenido del compuesto espiro de la presente invención puesto espiro sea la mezcla de sustancias tales como el farmacéuticamente aceptable del mismo, sus tautómeros nalmente, porque el contenido debe ajustarse según sea eralmente es del 0,01 al 70 % en masa y preferentemente respecto a la masa total de la composición farmacéutica. se puede determinar incondicionalmente porque la dosis caso individual teniendo en cuenta un uso, edad, peso edad, un grado de síntoma y similares, pero una dosis e de 1 a 1000 mg por día, y esta dosis se administra una
[Ejemplos]
En lo sucesivo en el presente documento, la presente i Ejemplos. Sin embargo, el alcance de la presente in supuesto, la presente invención puede aplicarse, modifi de la presente invención. Además, aunque los método primas y similares utilizados en los ejemplos se describ ilustrativos para explicar formas específicas de llevar a c el alcance. de la presente invención. Por supuesto, los de diversas maneras sin apartarse del alcance de la pre
Las abreviaturas usadas a continuación en los Ejempl siguientes significados.
M: mol/l
RMN 1H: Espectro de resonancia magnética nuclear EM (IEN): Espectro de masas (método de ionización Dm So : Dimetilsulfóxido
Bzl: Bencilo
MPM: 4-metoxifenilmetilo, 4-metoxibencilo
TBS: Terc-butildimetilsililo
Cbz: Benciloxicarbonilo
Boc: Terc-butiloxicarbonilo
Ts: Paratoluenosulfonilo
(Ejemplo de referencia 1)
2-cloro-8-(tr¡fluorometil)qu¡nazol¡n-4(3H)-ona
nción se describe con más detalle mediante el uso de los ción no debe limitarse a los ejemplos siguientes y, por se y alterarse de diversas formas sin apartarse del alcance de producción de los productos intermedios, las materias como ejemplos de referencia, también son solo ejemplos la presente invención, y los ejemplos ilustrativos no limitan todos de producción se pueden aplicar, modificar y alterar nte invención.
y en los Ejemplos de referencia se usan para indicar los
protones (270 MHz o 400 MHz)
r electronebulización)

<Etapa 1>
Primero, se llevó a cabo una reacción de ácido 2-amino-8 horas. La mezcla de reacción obtenida se enfrió a 1 recogió por filtración. El precipitado se disolvió en un materias sin disolver se retiraron por filtración. La s enfriamiento con hielo, el precipitado generado se reco en secuencia y después se secó a presión reducida par <Etapa 2>
La 8-(trifluorometil)quinazolin-2,4(1H,3H)-diona (690 mg adición de N,N-dimetilanilina (1,0 ml) para permitir que reacción se condensó a presión reducida, y el residuo s lavó con agua. Posteriormente, la capa orgánica se se en columna sobre gel de sílice (acetato de e (trifluorometil)quinazolina (407 mg).
<Etapa 3>
La 2,4-dicloro-8-(trifluorometil)quinazolina (407 mg) se acuosa 1 M de hidróxido sódico (3,1 ml) y la mezcla se reacción se enfrió por hielo, se le añadió ácido clorhídri con acetato de etilo. La capa orgánica se lavó con agu magnesio anhidro y el disolvente se retiró por evapora rifluorometil)benzoico (5,0 g) y urea (15 g) a 200 °C durante °C, después se le añadió agua (20 ml) y el precipitado se olución acuosa 0,5 M de hidróxido sódico (150 ml) y las ión resultante se acidificó con ácido clorhídrico 5 M en por filtración, y la torta de filtro se lavó con agua y metanol btener 8-(trifluorometil)quinazolin-2,4(1H,3H)-diona (2,9 g).
e suspendió en oxicloruro de fósforo (3,4 ml), seguido de la ceda una reacción a 100 °C durante 4 horas. La mezcla de iluyó con cloruro de metileno en enfriamiento con hielo y se con sulfato sódico anhidro, y se purificó por cromatografía /hexano = 15/1 a 5/1) para obtener 2,4-dicloro-8-
olvió en 1,4-dioxano (11,4 ml), se le añadió una solución itó a temperatura ambiente durante 1 hora. La mezcla de 1 M (3,1 ml) y la mezcla resultante se sometió a extracción salmuera saturada en secuencia y se secó con sulfato de a presión reducida. El residuo se precipitó en cloruro de
metileno y n-hexano para obtener el compuesto del título 1H), 8,20 (dd, J = 7,6, 0,9 Hz, 1H), 8,36 (dd, J = 7,9, 1,1 (Ejemplo de referencia 2)
4-oxotetrahidro-2H-t¡op¡ran-3-carbox¡lato de metilo
[Producto quím. 17] mg). RMN 1H (400 MHz,DMSO-d6)6: 7,68 (t, J = 7,8 Hz, 1H), 13,62 (s a,1H).

Se disolvió 3,3'-tiodipropionato de dimetilo (2,15 g) en mezcla se agitó a la temperatura de reflujo calentándos cloruro de amonio a la solución de reacción, seguido d sulfato de magnesio anhidro y se concentró a presión re columna sobre gel de sílice (hexano/acetato de etilo = 5 [M+H]+.
(Ejemplo de referencia 3)
2-cloro-5, 6.7.8-tetrah¡droqu¡nazol¡n-4 (3H)-ona
hidrofurano, se le añadió hidruro sódico (0,509 g) y la ante 1 hora. Se añadió una solución acuosa saturada de xtracción con cloroformo. La capa orgánica se secó con a, y el residuo obtenido se purificó por cromatografía en para obtener el compuesto del título. EM (IEN) m/z: 175
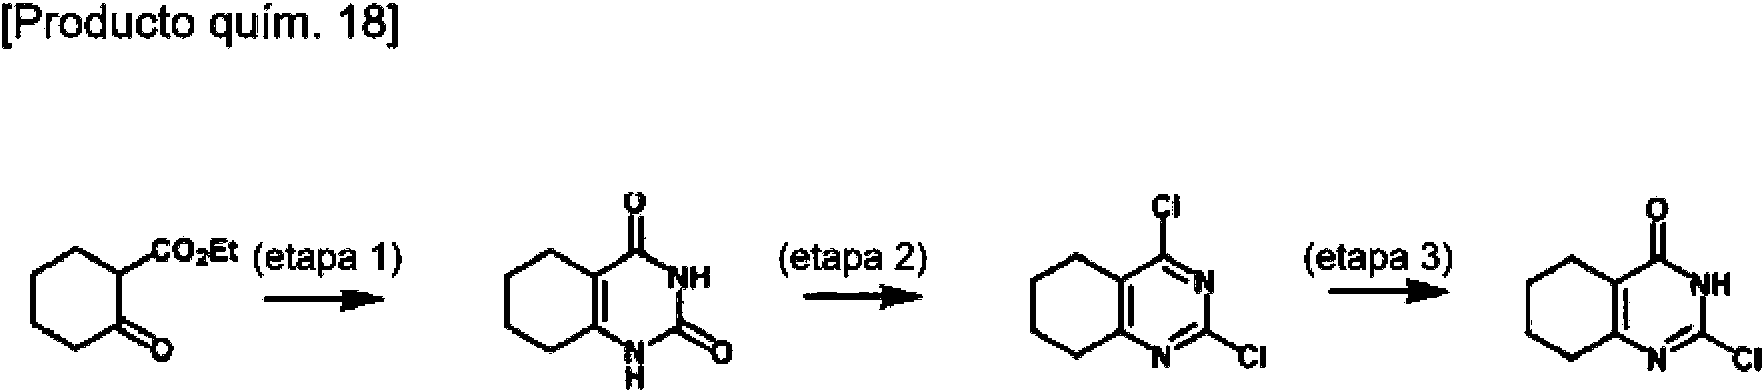
<Etapa 1>
Primero, se añadieron urea (1,2 g) y etóxido sódico (a solución de 2-oxociclohexano-1-carboxilato de etilo ( calentándose durante 3,5 horas. La mezcla de reacción el precipitado generado se recogió por filtración y se se (0,67 g).
<Etapa 2>
Se añadió oxicloruro de fósforo (4 ml) a la 5,6,7,8-tetrah a 100 °C durante 2,5 horas. La mezcla de reacción se v recogió por filtración y se secó para obtener 2,4-dicloro-<Etapa 3>
La 2,4-dicloro-5,6,7,8-tetrahidroquinazolina (0,31 g) se s 5 M de hidróxido sódico (3,6 ml) y la mezcla se calentó a con acetato de etilo, la capa orgánica se lavó con agua magnesio anhidro y el disolvente se retiró por evaporaci hexano para obtener el compuesto del título (0,19 g).
RMN 1H (400 MHz,DMSO-d6) 6: 1,62-1,76 (m, 4H), 2,30 (Ejemplo de referencia 4)
2-(met¡lsulfon¡l)-3.5.6.7-tetrah¡dro-4H-p¡rano[2.3-d1p¡r¡m¡ adamente, solución 2,88 M de etanol) (10,4 ml) a una en etanol (20 ml), y la mezcla se calentó a reflujo iluyó con agua y se acidificó con ácido clorhídrico 5 M y ra obtener 5,6,7,8-tetrahidroquinazolin-2,4(1H,3H)-diona
uinazolin-2,4(1H,3H)-diona (0,60 g), y la mezcla se agitó en agua enfriada con hielo, y el precipitado generado se ,8-tetrahidroquinazolina (0,56 g).
ndió en agua (5,4 ml), se le añadió una solución acuosa o calentándose durante 1 hora. Después de la extracción lmuera saturada en secuencia y se secó con sulfato de presión reducida. El residuo obtenido se precipitó en n-
(m, 2H), 2,50-2,59 (m, 2H), 13,07 (s a,1H).
-ona

<Etapa 1>
Primero, se disolvió 8-valerolactona (503,0 mg) en clorof y trifluorometanosulfónico anhídrido (1,65 ml) y la mezcla una solución acuosa saturada de hidrogenocarbonato s cloroformo. La capa orgánica se secó con sulfato de ma obtenido se purificó por cromatografía en columna sobr 2,4-bis(metiltio)-6,7-dihidro-5H-pirano[2,3-d]pirimidina (2 RMN 1H (400 MHz, CDCla) 8: 2,00-2,07 (m, 2H), 2,51-2,
<Etapa 2>
La 2,4-bis(metiltio)-6,7-dihidro-5H-pirano[2,3-d]pirimidin cloroperbenzoico (1,5721 g) y la mezcla se agitó a tem acuosa saturada de hidrogenocarbonato sódico a la solu capa orgánica se secó con sulfato de magnesio anhidro purificó por cromatografía en columna sobre gel de bis(metilsulfonil)-6,7-dihidro-5H-pirano[2,3-d]pirimidina ( RMN 1H (400 MHz, CDCla) 8: 2,13-2,20 (m, 2H), 3,32-3,
<Etapa 3>
La 2,4-bis(metilsulfonil)-6,7-dihidro-5H-pirano[2,3-d]pirim solución acuosa 1 M de hidróxido sódico (0,5 ml) y la añadió una solución acuosa 1 M de ácido clorhídrico a la La capa orgánica se secó con sulfato de magnesio anhi se purificó por cromatografía en columna sobre gel de s del título (124,7 mg).
EM (IEN) m/z: 231 [M+H]+.
(Ejemplo de referencia 5)
2-cloro-8-met¡l-7.8-d¡h¡drop¡r¡do[2,3-d1p¡r¡m¡d¡n-4.5(3H. 6 , después, se le añadieron tiocianato de metilo (1,36 ml) itó a temperatura ambiente durante 60 horas. Se añadió a la solución de reacción, seguido de la extracción con anhidro y se concentró a presión reducida, y el residuo de sílice (acetato de etilo/hexano = 20/80) para obtener mg).
, 5H), 2,57 (s, 3H), 4,30-4,34 (m, 2H).
,7 mg) se disolvió en cloroformo, se le añadió ácido 3-ra ambiente durante 14 horas. Se añadió una solución de reacción, seguido de la extracción con cloroformo. La concentró a presión reducida, y el residuo obtenido se (acetato de etilo/hexano = 65/35) para obtener 2,4-mg).
, 5H), 3,44 (s, 3H), 4,57-4,61 (m, 2H).
(158,3 mg) se disolvió en acetonitrilo, se le añadió una a se agitó a temperatura ambiente durante 1 hora. Se ión de reacción, seguido de la extracción con cloroformo.
se concentró a presión reducida, y el residuo obtenido metanol/cloroformo = 10/90) para obtener el compuesto
na
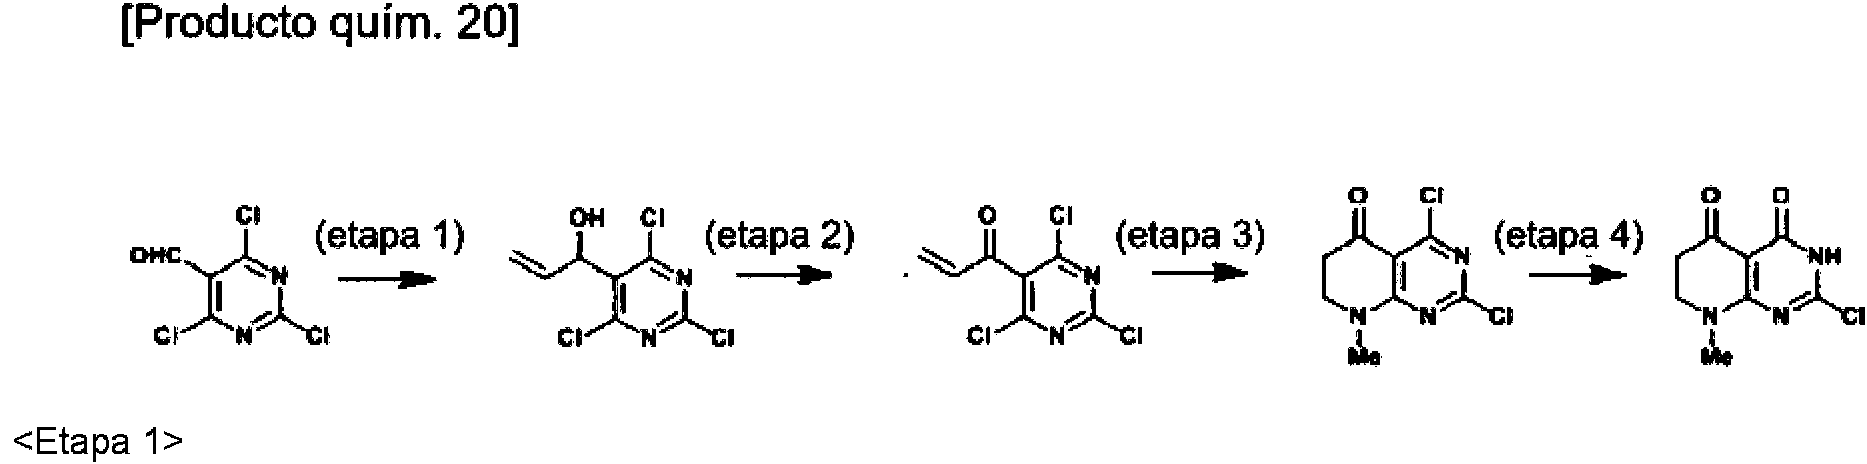
Primero, Se disolvió 2,4,6-tricloro-5-pirimidinacarboxiald con hielo, después se le añadió bromuro de vinil magn (4,3 ml) y la mezcla se agitó a 0 °C durante 1 hora. Se la solución de reacción, seguido de la extracción con cl anhidro y se concentró a presión reducida, y el residuo de sílice (acetato de etilo/hexano = 20/80) para obtener EM (IEN) m/z: 239 [M+H]+.
(867,5 mg) en tetrahidrofurano, seguido de enfriamiento aproximadamente, solución 1 mol/l de tetrahidrofurano) una solución acuosa saturada de cloruro de amonio a mo. La capa orgánica se secó con sulfato de magnesio ido se purificó por cromatografía en columna sobre gel ,6-tricloropirimidin-5-il)prop-2-eno-1-ol (753,3 mg).
<Etapa 2>
El 1-(2,4,6-tricloropirimidin-5-il)prop-2-eno-1-ol (753,3 mg Martin (1,7344 g) y la mezcla se agitó a temperatura ambi de hidrogenocarbonato sódico a la solución de reacción, se secó con sulfato de magnesio anhidro y se concentr cromatografía en columna sobre gel de sílice (acetato de 5-il)prop-2-eno-1-ona (422,0 mg). EM (IEN) m/z: 237 [M+
<Etapa 3>
La 1-(2,4,6-tricloropirimidin-5-il)prop-2-eno-1-ona (398,3 metilamina (124,6 mg) y trietilamina (0,514 ml) y la mezcl una solución acuosa saturada de hidrogenocarbonato só cloroformo. La capa orgánica se secó con sulfato de mag obtenido se purificó por cromatografía en columna sobre 2,4-dicloro-8-metil-7,8-dihidropirido[2,3-d]pirimidin-5(6 H)-
<Etapa 4>
La 2,4-dicloro-8-metil-7,8-dihidropirido[2,3-d]pirimidin-5(6 solución acuosa 1 M de hidróxido sódico (0,2 ml) y la m añadió una solución acuosa saturada de cloruro de amo cloroformo. La capa orgánica se secó con sulfato de mag obtenido se purificó por cromatografía en columna sobre compuesto del título (19,8 mg).
EM (IEN) m/z: 214 [M+H]+.
Los compuestos del Ejemplo de referencia 6 al Ejemplo y 2 se obtuvieron usando los métodos usados en los E métodos aplicados así como los métodos conocidos por l e disolvió en cloroformo, se le añadió un reactivo Desse durante 1 hora. Se añadió una solución acuosa saturada guido de la extracción con cloroformo. La capa orgánica presión reducida, y el residuo obtenido se purificó por lo/hexano = 20/80) para obtener 1 -(2,4,6-tricloropirimidin-.
se disolvió en cloroformo, se le añadieron clorhidrato de agitó a temperatura ambiente durante 1 hora. Se añadió o a la solución de reacción, seguido de la extracción con io anhidro y se concentró a presión reducida, y el residuo l de sílice (acetato de etilo/hexano = 20/80) para obtener a (192,4 mg). EM (IEN) m/z: 232 [M+H]+.
-ona (23,1 mg) se disolvió en acetonitrilo, se le añadió una cla se agitó a temperatura ambiente durante 1 hora. Se a la solución de reacción, seguido de la extracción con io anhidro y se concentró a presión reducida, y el residuo el de sílice (metanol/cloroformo = 10/90) para obtener el
referencia 21 presentados a continuación en las Tablas 1 plos de referencia 1 a 5 descritos anteriormente y sus ibliografía y sus métodos aplicados.

ni i n


conti ión

(Ejemplo de referencia 23)
clorhidrato de 1'-bencil-5-metoxi-3H-espiro[isobenzofuran -p¡peridin1-3-ona

<Etapa 1>
Primero. se enfrió una solución de ácido 2-bromo-5-met le añadió gota a gota n-butillitio (solución 2.7 M de hexa le añadió gota a gota una solución de 1-bencilpiperidintemperatura ambiente y se agitó durante 1 hora. Se aña mezcla de reacción. seguida de concentración a presió concentrado (1 ml) al residuo y la mezcla se agitó a 60 °C y se alcalinizó con una solución acuosa 5 M de hidróxido orgánica se lavó con salmuera saturada y se secó con evaporación a presión reducida. El residuo se purificó p etilo/hexano = 33/67). y se precipitó en una solución 1 obtener clorhidrato de 1'-bencil-5-metoxi-3H-espiro[isobe nzoico (231 mg) en tetrahidrofurano (5 ml) a -78 °C, se .8 ml) y la mezcla se agitó durante 1 hora. Después. se (189 mg) en tetrahidrofurano y la mezcla se calentó a na solución acuosa saturada de cloruro de amonio a la ucida. Se añadieron metanol (3 ml) y ácido clorhídrico ante 1.5 horas. después se concentró a presión reducida ico. seguido de extracción con acetato de etilo. La capa fato de magnesio anhidro. y el disolvente se retiró por omatografía en columna sobre gel de sílice (acetato de cloruro de hidrógeno/acetato de etilo y n-hexano para ran-1.4'-piperidin1-3-ona (250 mg).
RMN 1H (400 MHz,D2O) 5: 2,00-2,07 (m, 2H), 2,46 (t, J 3,88 (s, 3H), 4,44 (s, 2H), 7,34-7,45 (m, 2H), 7,50-7,57 ( EM (IEN) m/z: 324 [M+H]+.
<Etapa 2>
El clorhidrato de 1'-bencil-5-metoxi-3H-espiro[isobenzof (13,6 ml) y una solución 4 M de hidrogenoacetato de cl 20 % sobre carbono (64 mg) y la mezcla se agitó vigo ambiente durante 8 horas. La mezcla de reacción se pasó y después el disolvente se retiró por evaporación a presi etilo y n-hexano para obtener clorhidrato de 5-metoxi-3H 1H (400 MHz, D2O) 5: 2,02 (d, J = 14,7Hz, 2H), 2,44 (td, 3,62 (m, 2H), 3,89 (s, 3H), 7,41 (d, J = 5,2Hz, 1H), 7,41 ( (Ejemplo de referencia 24)
clorhidrato de esp¡ro[¡socroman-3,4'-p¡per¡d¡na1-1-ona ,8 Hz, 2H), 3,41-3,54 (m, 2H), 3,62 (d, J = 11,0Hz, 2H), ).
-1,4'-piperidin]-3-ona (311 mg) se disolvió en metanol de etilo, después se le añadió hidróxido de paladio al mente en una atmósfera de hidrógeno a temperatura avés de un filtro de membrana para retirar el catalizador, reducida. El residuo se precipitó en metanol, acetato de iro[isobenzofuran-1,4'-piperidina]-3-ona (209 mg). RMN 14,4, 5,0 Hz, 2H), 3,44 (td, J = 13,4, 3,2 Hz, 2H), 3,53 ), 7,52-7,58 (m, 1H).

<Etapa 1>
Primero, se disolvió yoduro de trimetilsulfoxonio (3,3 g) añadió hidruro sódico (0,6 g) y la mezcla se agitó durant dimetilsulfóxido se le añadió gota a gota, y la mezcla se reacción se diluyó con agua, seguido de la extracción saturada y se secó con sulfato de magnesio anhidro.
reducida. El residuo obtenido se purificó por cromatograf = 50/50 a 67/33) para obtener 6-bencil-1-oxa-6-azaespiro RMN 1H (400 MHz, CDCla) 5: 1,51-1,62 (m, 2H), 1,84(dd 3,57 (s, 2H), 7,22-7,30 (m, 1H), 7,28-7,36 (m, 4H).
<Etapa 2>
Una solución de ácido 2-bromobenzoico (303 mg) en tet gota n-butillitio (solución 2,65 M de hexano) (1,14 ml) y l añadieron gota a gota una solución del 6-bencil-1-oxa-6-a complejo de trifluoruro de boro éter dietílico (0,38 ml) en s 1 hora. Se añadió una solución acuosa saturada a la ambiente y después se concentró a presión reducida. Se (0,9 ml) al residuo, la mezcla se agitó a 60 °C durante 1 h con una solución acuosa 5 M de hidróxido sódico, segui lavó con salmuera saturada y se secó con sulfato sódic reducida. El residuo se purificó por cromatografía en c precipitó en metanol, una solución de cloruro de hidróge de 1'-bencilespiro[isocroman-3,4'-piperidina]-1-ona (125
<Etapa 3>
El compuesto del título (88 mg) se obtuvo a partir del cl (125 mg) de la misma manera como en la <etapa 2> del dimetilsulfóxido (12 ml). A temperatura ambiente, se le hora. Una solución de 1-bencilpiperidin-4-ona (1,9 g) en a la misma temperatura durante 3 horas. La mezcla de éter dietílico. La capa orgánica se lavó con salmuera ués, el disolvente se retiró por evaporación a presión n columna sobre gel de sílice (acetato de etilo/n-hexano ]octano (1,6 g).
= 13,2, 8,4,4,6 Hz, 2H), 2,56-2,66 (m, 4H), 2,85 (s, 2H),
drofurano (9 ml) se enfrió a -78 °C, se le añadió gota a zcla se agitó durante 30 minutos. A continuación, se le spiro[2.5]octano (102 mg) en tetrahidrofurano (1 ml) y un ncia. La mezcla se agitó a la misma temperatura durante cla de reacción, y la mezcla se calentó a temperatura dieron metanol (2,6 ml) y ácido clorhídrico concentrado después se concentró a presión reducida y se alcalinizó e extracción con acetato de etilo. La capa orgánica se hidro. El disolvente se retiró por evaporación a presión na sobre gel de sílice (acetato de etilo/n-hexano) y se M/acetato de etilo y n-hexano para obtener clorhidrato
rato de 1'-bencilespiro[isocroman-3,4'-piperidina]-1-ona plo de referencia 23.
RMN 1H (400 MHz, CD3OD) 5: 1,94-2,04 (m, 2H), 2,14-2, 1H), 7,47 (t, J = 7,6Hz, 1H), 7,66 (td, J = 7,5, 1,4 Hz, 1H (Ejemplo de referencia 25)
clorhidrato de 7-fluoro-5-[(4-irietox¡benc¡l)ox¡1-3H-esp¡ro[ , 2H), 3,21 (s, 2H), 3,33-3,39 (m, 4H), 7,40 (d, J = 7,6Hz, 4 (dd, J = 7,8, 0,9 Hz, 1H).
nzofuran-1. 4'-piper¡d¡n1-3-ona

<Etapa 1>
Pr¡mero, se añad¡eron carbonato potás¡co (2,07 g) y clo fluoro-5-h¡drox¡benzo¡co (781 mg) en N,N-d¡met¡lforma durante 15 horas y después se ag¡tó a 50 °C durante 3 con agua, segu¡do de extracc¡ón con acetato de etilo. L sulfato de magnes¡o anh¡dro. Después, el d¡solvente se se d¡solv¡ó en metanol (5 ml) y tetrah¡drofurano (10 ml), mezcla se ag¡tó a temperatura amb¡ente durante 1,5 hora acuosa al 10 % de d¡h¡drogenofosfato potás¡co a la solu la mayoría del tetrah¡drofurano se ret¡ró por evaporac¡ó mezcla resultante se dejó reposar a 0 °C y el prec¡p¡ta metox¡benc¡l)ox¡]benzo¡co (1330 mg).
RMN 1H (400 MHz, DMSO-d6) 5: 3,76 (s, 3H), 5,10 (s, 7,27 (m, 1H), 7,35 (dd, J = 2,1, 1,3 Hz, 1H), 7,37-7,41 (
<Etapa 2>
Se añad¡eron an¡l¡na (0,21 ml), 1-h¡drox¡benzotr¡a et¡lcarbod¡¡m¡da (441 mg) y tr¡et¡lam¡na (0,36 ml) a una (553 mg) en N,N-d¡met¡lformam¡da (4 ml) y la mezcla s una soluc¡ón acuosa al 10 % de ác¡do cítr¡co a la mezcl capa orgán¡ca se lavó con una soluc¡ón acuosa al 10
sód¡co y salmuera saturada en secuenc¡a y se secó con por evaporac¡ón a pres¡ón reduc¡da. El res¡duo obten¡d metox¡benc¡l)ox¡]-N-fen¡lbenzam¡da (685 mg). RMN 1H ( 6,86 (dt, J = 10,2, 2,2 Hz, 1H), 6,91-6,97 (m, 2H), 7,13-(d, J = 7,9 Hz, 2H).
<Etapa 3>
Una soluc¡ón de 3-fluoro-5-[(4-metox¡benc¡l)ox¡]-N-fen¡lb 78 °C, se le añad¡ó gota a gota sec-but¡ll¡t¡o (soluc¡ón 1,0 1 hora. A cont¡nuac¡ón, se le añad¡ó gota a gota una sol (1,2 ml) y la mezcla se calentó a temperatura amb¡ente y a pres¡ón reduc¡da y el res¡duo se d¡luyó con acetato saturada de cloruro de amon¡o, agua y salmuera satur d¡solvente se ret¡ró por evaporac¡ón a pres¡ón reduc¡da. sobre gel de síl¡ce (acetato de et¡lo/n-hexano = 20/80 a obtener 1'-benc¡l-7-fluoro-5[(4-metox¡benc¡l)ox¡]-3H-esp¡r RMN 1H (400 MHz, CDCla) 5: 1,67 (d, J = 12,1 Hz, 2H), (s, 3H), 5,04 (s, 2H), 6,92-6,97 (m, 3H), 7,22 (d, J = 2,1 de 4-metox¡benc¡lo (1,43 ml) a una soluc¡ón de ác¡do 3-(10 ml). La mezcla se ag¡tó a temperatura amb¡ente . Después de enfr¡arse, la mezcla de reacc¡ón se d¡luyó a orgán¡ca se lavó con salmuera saturada y se secó con por evaporac¡ón a pres¡ón reduc¡da. El res¡duo obten¡do añad¡ó una soluc¡ón acuosa 5 M de h¡dróx¡do sód¡co y la spués, se añad¡eron ác¡do clorhídr¡co 5 M y una soluc¡ón de reacc¡ón en secuenc¡a para ajustar el pH de 3 a 4, y ravés de concentrac¡ón a pres¡ón reduc¡da. Después, la recog¡ó por f¡ltrac¡ón para obtener ác¡do 3-fluoro-5-[(4-
6,93-6,98 (m, 2H), 7,18 (dt, J = 10,7, 2,4 Hz, 1H), 7,21 ), 13,30 (s a,1H).
(311 mg), clorh¡drato de 1-(3-d¡met¡lam¡noprop¡l)-3-c¡ón de ác¡do 3-fluoro-5-[(4-mgetox¡benc¡l)ox¡]benzo¡co tó a temperatura amb¡ente durante 14 horas. Se añad¡ó reacc¡ón, segu¡do de extracc¡ón con acetato de et¡lo. La ác¡do cítr¡co, una soluc¡ón acuosa al 10 % de carbonato to de magnes¡o anh¡dro. Después, el d¡solvente se ret¡ró prec¡p¡tó en metanol y agua para obtener 3-fluoro-5-[(4-MHz, CDCla) 5: 3,84 (s, 3H), 5,05 (s, 2H), 7,70 (s a,1H), (m, 2H), 7,28 (t, J = 1,7Hz, 1H), 7,34-7,42 (m, 4H), 7,62
m¡da (211 mg) en tetrah¡drofurano (4,8 ml) se enfr¡ó a -e hexano) (1,24 ml) y la mezcla se ag¡tó a -55 °C durante de 1-benc¡lp¡per¡d¡n-4-ona (114 mg) en tetrah¡drofurano ¡tó durante 1 hora. El d¡solvente se ret¡ró por evaporac¡ón ¡lo. La capa orgán¡ca se lavó con una soluc¡ón acuosa n secuenc¡a y se secó con sulfato sód¡co anh¡dro, y el s¡duo obten¡do se pur¡f¡có por cromatografía en columna 0), y se prec¡p¡tó en el acetato de et¡lo y n-hexano para benzofuran-1,4'-p¡per¡d¡n]-3-ona (93 mg).
2,57 (m, 4H), 2,91 (d, J = 11,7Hz, 2H), 3,62 (s, 2H), 3,83 ), 7,25-7,30 (m, 1H), 7,31-7,41 (m, 6 H).
<Etapa 4>
Después, se añadió cloroformiato de a-cloroetilo (0,014 3H-espiro[isobenzofuran-1,4'-piperidin]-3-ona (45 mg) calentándose durante 30 minutos. Después del disolven metanol (1 ml) y la mezcla se calentó a reflujo calentánd hielo y el precipitado generado se recogió por filtración RMN 1H (400 MHz, D2O) 8: 2,06 (d, J = 14,5 Hz, 2H), 2, 12,8, 4,3 Hz, 2H), 3,82 (s, 3H), 5,15 (s, 2H), 7,02 (d, J = 1H), 7,44 (d, J = 8,6Hz, 2H).
(Ejemplo de referencia 26)
clorhidrato de 7-fluoro-5-(2-h¡drox¡etox¡)-3H-esp¡ro[¡sobe una solución de 1'-bencil-7-fluoro-5[(4-metoxibencil)oxi]--dicloroetano (1 ml), y la mezcla se calentó a reflujo retiró por evaporación a presión reducida, se le añadió urante 30 minutos. La mezcla de reacción se enfrió con btener el compuesto del título (37 mg).
, J = 14,3, 4,3 Hz, 2H), 3,38-3,47 (m, 2H), 3,57 (dd, J = , 2H), 7,19 (dd, J = 10,8, 1,9 Hz, 1H), 7,33 (d, J = 1,9Hz,
an-1,4'-p¡per¡d¡n1-3-ona

<Etapa 1>
Primero, se añadió ácido trifluoroacético (1,8 ml) a espiro[¡sobenzofuran-1,4'-p¡per¡din]-3-ona (118 mg) en d agitó a temperatura ambiente durante 1 hora. La mezcl solución acuosa saturada de hidrogenocarbonato sódic se secó con sulfato sódico anhidro y el disolvente se reti precipitó en acetato de etilo y n-hexano para obte piperidin]-3-ona (97,4 mg).
RMN 1H (400 MHz, CDCla) 8: 1,68 (d, J = 12,3 Hz, 2H), (dd, J = 10,1, 2,0 Hz, 1H), 7,09 (d, J = 2,1Hz, 1H), 7,28-
<Etapa 2>
La 1'-bencil-7-fluoro-5-hidroxi-3H-espiro[isobenzofura dimetilformamida (2 ml), se le añadieron carbonato potá a 60 °C durante 48 horas. Después de enfriar a temperat seguido de extracción con acetato de etilo. La capa orgá saturada en secuencia y se secó con sulfato de magnes obtenido se purificó por cromatografía en columna sobre obtener 1'-bencil-7-fluoro-5-(2-hidroxietoxi)-3H-espiro[is MHz, CDCla) 8: 1,65-1,75 (m, 2H), 1,89-2,09 (m, 1 H), 2, 4,05 (m, 2H), 4,08-4,18 (m, 2H), 6,93 (dd, J = 10,2, 2,0 EM (IEN) m/z: 372 [M+H]+.
<Etapa 3>
El compuesto del título (125 mg) se obtuvo a partir de la 1,4'-piperidin]-3-ona (159 mg) de la misma manera co (400MHz,DMSO-d6) 8: 1,97 (2H,d a, J = 14,2 Hz), 2,43 3,38-3,47 (2H, m), 3,68-3,76 (2H, m), 4,13 (2H, t, J= 4,8 (1H,dd, J = 10,9, 2,0 Hz), 9,16 (2H, s a). EM (IEN) m/z: olución de 1'-bencil-7-fluoro-5[(4-metoxibencil)oxi]-3H-metano (4,4 ml) en enfriamiento con hielo y la mezcla se eacción se diluyó con acetato de etilo y se lavó con una a y salmuera saturada en secuencia, la capa orgánica r evaporación a presión reducida. El residuo obtenido se '-bencil-7-fluoro-5-hidroxi-3H-espiro[isobenzofuran-1,4'-
,60 (m, 4H), 2,93 (d, J = 11,7Hz, 2H), 3,64 (s, 2H), 6,84 m, 5H).
piperidin]-3-ona (200 mg) se disolvió en N,N-253 mg) y 2-bromoetanol (0,09 ml) y la mezcla se agitó biente, se añadió agua (10 ml) a la mezcla de reacción, sí recogida en su totalidad se lavó con agua y salmuera disolvente se concentró a presión reducida y el residuo e sílice (acetato de etilo/n-hexano = 75/25 a 100/0) para zofuran-1,4'-piperidin]-3-ona (177 mg). RMN 1H (270 8 (m, 4H), 2,90 (d a, J = 8,2 Hz, 2H), 3,62 (s, 2H), 3,96 ), 7,16 (d, J = 2,0 Hz, 1H), 7,27-7,41 (m, 5H).
ncil-7-fluoro-5-(2-hidroxietoxi)-3H-espiro[isobenzofuranla <Etapa 2> del Ejemplo de referencia 23. RMN 1H (1H, m), 2,54-2,62 (1H, m), 3,13 (2H,t a, J = 13,2 Hz), 4,96 (1H, t a, J = 5,4 Hz), 7,25 (1H, d, J = 2,0 Hz), 7,33 H]+.
(Ejemplo de referencia 27)
diclorhidrato de 7-fluoro-5-(2-(pirrolidin-1-il)etoxi)-3H-es obenzofuran-1.4'-piperidin]-3-ona

<Etapa 1>
Primero. se disolvió 1'-benc¡l-7-fluoro-5-(2-h¡drox¡etox¡ diclorometano (6 ml), se le añadió trietilamina (0.169 ml) se le añadió cloruro de metanosulfonilo (0,075 ml) y la mezcla de reacción se diluyó con diclorometano. se lav Posteriormente. el disolvente se concentró a presión re sobre gel de sílice (acetato de etilo/n-hexano = 50/50 a 3-oxo-3H-espiro[isobenzofuran-1.4'-piperidin]-5-il)oxi]etil RMN 1H (270 MHz. CDCla) 8: 1.58-1.71 (m. 2H). 2.39-2.
4.33 (m. 2H). 4.56-4.62 (m. 2H). 6.93 (dd. J = 10.1. 2.0 m/z: 450 [M+H]+.
<Etapa 2>
Después. el metanosulfonato de 2-[(1'-bencil-7-flu (50 mg) se disolvió en N.N-dimetilformamida (1.0 ml). temperatura ambiente durante 72 horas. La solución de capa acuosa se sometió a extracción con acetato de etil agua y salmuera saturada en secuencia y se secó con presión reducida. El residuo se purificó por cromatografí a 90/10) para obtener 1'-bencil-7-fluoro-5-[2-(pirr (39.7 mg).
RMN 1H (270 MHz. CDCla) 8: 1.62-1.71 (m. 2H). 1.75-1 (m. 4H). 3.61 (s. 2H). 4.14 (t. J = 5.8Hz. 2H). 6.93 (dd.
5H). EM (IEN) m/z: 425 [M+H]+.
<Etapa 3>
El compuesto del título (34.2 mg) se obtuvo a espiro[isobenzofuran-1.4'-piperidin]-3-ona (39.7 mg) de referencia 23. EM (IEN) m/z: 335 [M+H]+.
(Ejemplo de referencia 28)
5-[met¡l(p¡r¡d¡n-3-¡lmet¡l1am¡no)-3H-esp¡ro[¡sobenzofuran-esp¡ro[¡sobenzofuran-1,4'-p¡perid¡n]-3-ona (300 mg) en ezcla se agitó en enfriamiento con hielo. A continuación. la se agitó durante 3 horas en enfriamiento con hielo. La salmuera saturada y se secó con sulfato de magnesio. da. El residuo se purificó por cromatografía en columna ) para obtener metanosulfonato de 2-[(1'-bencil-7-fluoro-5 mg).
. 4H). 2.84-2.97 (m. 2H). 3.10 (s. 3H). 3.62 (s. 2H). 4.27 H). 7.15 (d. J = 2.0Hz. 1H). 7.28-7.41 (m. 5H). EM (IEN)
-oxo-3H-espiro[isobenzofuran-1.4'-piperidin]-5-il)oxi]etilo e añadió pirrolidina (0.0465 ml) y la mezcla se agitó a ción se diluyó con acetato de etilo y se lavó con agua. La a capa orgánica así recogida en su totalidad se lavó con to de magnesio. Después. el disolvente se concentró a columna sobre gel de sílice (cloroformo/metanol = 100/0 -1-il)etoxi]-3H-espiro[isobenzofuran-1.4'-piperidin]-3-ona
m. 4H). 2.33-2.55 (m. 4H). 2.55-2.67 (m. 4H). 2.83-2.98 10.6. 2.0 Hz. 1H). 7.15 (d. J = 2.0Hz. 1H). 7.23-7.41 (m.
ir de la 1'-bencil-7-fluoro-5-[2-(pirrolidin-1-il)etoxi]-3H-isma manera como en la <Etapa 2> del Ejemplo de
¡per¡d¡n1-3-ona

<Etapa 1>
Primero, 1'-ferc-butiloxicarbonil-5-[(metoxicarbonil)amin obtuvo a partir del ácido 2-bromo-5-[(metoxicarbonil)am (313 mg) de la misma manera como en la <Etapa 1> de RMN 1H (400 MHz, CDCla) 8: 1,51 (s, 9H), 1,68 (d, J = 3,82 (s, 3H), 4,19 (m a, 2H), 6,81 (s a, 1H), 7,33 (d, J =
<Etapa 2>
Se añadió una solución acuosa 5 M de hidróxido só [(metoxicarbonil)amino]-3H-espiro[isobenzofuran-1,4'-pi agitó a 100 °C durante 5 horas. La mezcla de reacción s Después, la capa orgánica se lavó con salmuera satur disolvente se retiró por evaporación a presión
espiro[isobenzofuran-1,4'-piperidin]-3-ona (206 mg).
<Etapa 3>
Se añadieron ácido acético (0,1 ml), nicotina aldehido ferc-butiloxicarbonil-5-amino-3H-espiro[isobenzofuran-1, agitó a temperatura ambiente durante 1 hora. Después, (9 mg) a esta mezcla de reacción y la mezcla se agit solución al 10 % de carbonato sódico a la mezcla de extracción con acetato de etilo, la capa orgánica se lav y el disolvente se retiró por evaporación a presión re columna sobre gel de sílice (acetato de etilo/n-hexano intermedio. El intermedio se disolvió en cloruro de meti mezcla se agitó a temperatura ambiente durante 30 min se añadió ácido clorhídrico 5 M (1 ml) al residuo, seguid la mezcla se concentró a presión reducida. Una soluci cantidad de gel de sílice básico para obtener el compue RMN 1H (400 MHz, CDCla) 8: 1,69 (d, J = 12,2Hz, 2H), (m, 4H), 4,61 (s, 2H), 7,02 (dd, J = 8,5, 2,5 Hz, 1H), 7, Hz, 1 H), 8,49-8,51 (m, 1H), 8,52-8,54 (m, 1H).
(Ejemplo de referencia 29) 7-fluoro-5-metox¡-3H-esp¡ro[¡ -espiro[isobenzofuran-1,4'-piperidin1-3-ona (350 mg) se nzoico (412 mg) y 1-ferc-butiloxicarbonilpiperidin-4-ona plo de referencia 23.
, 2H), 2,05 (td, J = 13,4, 4,6 Hz, 2H), 3,17-3,34 (m, 2H), z, 1H), 7,79-7,85 (m, 2H).
2,6 ml) a una solución de la 1'-ferc-butiloxicarbonil-5-]-3-ona (241 mg) en 1,4-dioxano (7,8 ml) y la mezcla se yó con agua, seguido de extracción con acetato de etilo. se secó con sulfato sódico anhidro. Posteriormente, el da para obtener 1'-ferc-butiloxicarbonil-5-amino-3H-
g) y 2-picolina borano (10 mg) a una solución de la 1'-eridin1-3-ona (23 mg) en metanol (1 ml) y la mezcla se adieron formalina al 36 % (0,03 ml) y 2-picolina borano mperatura ambiente durante 1,5 horas. Se añadió una ión. Después de la agitación, la mezcla se sometió a salmuera saturada y se secó con sulfato sódico anhidro . El residuo obtenido se purificó por cromatografía en /50 a acetato de etilo/metanol = 95/5) para obtener un (0,6 ml), se le añadió ácido trifluoroacético (0,3 ml) y la La mezcla de reacción se concentró a presión reducida, agitación a 90 °C durante 1 hora. Después de enfriarse, residuo en metanol se pasó a través de una pequeña l título (16 mg).
ddd, J = 13,9, 11,4,5,9 Hz, 2H), 3,11 (s, 3H), 3,12-3,22 J = 2,4Hz, 1H), 7,22-7,26 (m, 2H), 7,52 (dt, J = 7,9, 1,9
zofuran-1,4'-p¡per¡d¡na1
<Etapa 1>
Primero, se añadió un complejo de borano-tetrahidrof solución de 1'-bencil-7-fluoro-5-metoxi-3H-espiro[isob (0,44 ml) en enfriamiento con hielo, y después, la mezcl de reacción se enfrió con hielo, se le añadió ácido clorhí Después de enfriarse, se añadió carbonato sódico a la La capa orgánica se lavó con salmuera saturada y desp por evaporación a presión reducida. El residuo obtenido (acetato de etilo/n-hexano = 25/75) para obtener 1'-be (31 mg). RMN 1H (400 MHz, CDCla) 8: 1,68-1,75 (m, 2H (m, 2H), 3,57 (s, 2H), 3,78 (s, 3H), 5,02 (s, 2H), 6,46-6,5
<Etapa 2>
El compuesto del título (18 mg) se obtuvo a partir d piperidina] (31 mg) de la misma manera como en la <Et RMN 1H (400 MHz, CDCla) 8: 1,73 (dd, J = 13,8, 2,3 Hz (s, 3H), 5,05 (s, 2H), 6,49 (dd, J = 11,2, 2,0 Hz, 1H), 6,5
(Ejemplo de referencia 30)
bromhidrato de 1'-benc¡l-4-fluoro-2H-esp¡ro[benzofuran-3 (solución 0,92 M de tetrahidrofurano) (0,56 ml) a una uran-1,4'-piperidin]-3-ona (38 mg) en tetrahidrofurano alentó y se sometió a reflujo durante 6 horas. La mezcla M (0,5 ml) y la mezcla se agitó a 95 °C durante 4 horas. de reacción, seguido de extracción con acetato de etilo. e secó con sulfato sódico anhidro. El disolvente se retiró urificó por cromatografía en columna sobre gel de sílice fluoro-5-metoxi-3H-espiro[isobenzofuran-1,4'-piperidina] 6 (td, J = 13,0, 4,2 Hz, 2H), 2,35-2,43 (m, 2H), 2,78-2,85 2H), 7,22-7,28 (m, 1H), 7,29-7,38 (m, 4H).
1'-bencil-7-fluoro-5-metoxi-3H-espiro[isobenzofuran-1,4'-> del Ejemplo de referencia 23.
, 2,10 (td, J = 12,4, 6,0 Hz, 2H), 2,98-3,09 (m, 4H), 3,79 J = 1,9, 0,9 Hz, 1H).
per¡d¡na1-2-ona

<Etapa 1>
Primero, se añadió gota a gota bis(trimetilsilil)amida sódi de 2-(2-fluoro-6-metoxifenil)acetonitrilo (86 mg) en tetra agitó a la misma temperatura durante 30 minutos. Se a la solución resultante, seguido de reflujo durante 2 h extracción con acetato de etilo. La capa orgánica se la magnesio anhidro. El disolvente se retiró por evapora cromatografía en columna sobre gel de sílice (éter die metoxifenil)piperidin-4-carbonitrilo (132 mg).
RMN 1H (400 MHz, CDCb) 8: 2,28-2,37 (m, 2H), 2,43-2, 3,91 (s, 3H), 6,67 (ddd, J = 12,9, 8,4,1,2H z, 1H), 6,74 (
<Etapa 2>
Después, se añadió ácido bromhídrico al 47 % (2,1 ml) 4-carbonitrilo (131 mg) en ácido acético (2,1 ml) y la reacción se concentró a presión reducida, y se precipitó 160 mg.
RMN 1H (400 MHz,D2O) 8: 2,31 (d, J = 15,0Hz, 2H), 2,5 (s, 2H), 6,97-7,09 (m, 2H), 7,42 (td, J = 8,4, 5,7 Hz, 1H)
(Ejemplo de referencia 31)
5H-esp¡ro[furo[3,4-b]p¡r¡d¡n-7,4-piper¡d¡na]-5-ona
lución 1,0 M de tetrahidrofurano) (1,6 ml) a una solución urano (2,4 ml) en enfriamiento con hielo, y la mezcla se clorhidrato de N-bencil-bis(2-cloroetil)amina (140 mg) a Se añadió agua a la mezcla de reacción, seguido de n salmuera saturada y después se secó con sulfato de a presión reducida. El residuo obtenido se purificó por /n-hexano = 50/50) para obtener 1-bencil-4-(2-fluoro-6-
, 2H), 2,50-2,59 (m, 2H), 2,89-2,98 (m, 2H), 3,58 (s, 2H), 8,3 Hz, 1H), 7,21-7,29 (m, 3H), 7,29-7,36 (m, 4H).
solución de 1-bencil-4-(2-fluoro-6-metoxifenil)piperidina se calentó a reflujo durante 22 horas. La mezcla de etanol y éter dietílico para obtener el compuesto del título
a, 2H), 3,54 (d, J = 13,2Hz, 2H), 3,63-3,75 (m, 2H), 4,46 -7,58 (m, 5H).

Primero, se añadió metanosulfónico anhídrido (0,321 hidroxinicotinato de metilo (200 mg) y 2,6-lutidina (0,22 solución acuosa saturada de hidrogenocarbonato sódic capa orgánica se secó con sulfato sódico anhidro y se c de [1,1'-bis(difenilfosfino)ferroceno]dicloropaladio (II) ( (415,3 mg), 1-ferc-butiloxicarbonil-4-(4,4,5,5,-tetrametil-N,N-dimetilformamida (3,5 ml) y agua (1,2 ml) al residu irradiación con microondas a 100 °C durante 10 hidrogenocarbonato sódico a la solución de reacción, la se separó. La capa orgánica se secó con sulfato sódi purificó por cromatografía en columna sobre gel d butiloxicarbonil)-1',2',3',6'-tetrahidro-[2,4'-bipiridina]-3-ca RMN 1H (400 MHz, CDCla) 8: 1,49 (s, 9H), 2,50-2,60 (m, 5,78 (m, 1H), 7,28 (dd, J = 7,9, 4,8 Hz, 1H), 8,05 (m, 1H EM (IEN) m/z: 319 [M+H]+.
<Etapa 2>
Se añadió una solución acuosa 1 M de hidróxido sódico ( tetrahidro -[2,4'-bipiridina]-3-carboxilato de metilo (73 m solución de reacción se concentró a presión reducida, s la mezcla obtenida se ajustó a 3 con ácido clorhídrico orgánica se lavó con agua y una solución al 20 % de sa anhidro, el residuo se concentró a presión reducida para bipiridina]-3-carboxílico (63,8 mg).
RMN 1H (400 MHz, CDCla) 8: 1,48 (s, 9H), 2,50-2,65 (m, 7,35 (dd, J = 7,8, 4,9 Hz, 1H), 8,21 (m, 1H), 8,74 (dd, J EM (IEN) m/z: 305 [M+H]+.
<Etapa 3>
Se añadieron una solución acuosa saturada de hidroge y yoduro potásico (126,6 mg) en agua (0,73 ml) en secue tetrahidro-[2,4'-bipiridina]-3-carboxílico (63,8 mg) en ace durante 15 horas. Se añadieron a la misma acetato de eti y la mezcla se agitó a temperatura ambiente durante 2 capa orgánica se lavó con agua y una solución al 20 sulfato sódico anhidro, y se concentró a presión red espiro[furo[3,4-b] piridin-7,4’-piperidina] (57,1 mg).
EM (IEN) m/z: 431 [M+H]+.
<Etapa 4>
Después, se añadió a,a’-azoisobutironitrilo (2 mg) a espiro[furo[3,4-b] piridin-7,4’-piperidina] (57,1 mg) en tolu Posteriormente, se le añadió hidruro de tri-n-butilestaño resultante se purificó por cromatografía de capa fina sobr a una solución de cloruro de metileno (2 ml) de 2-) y la mezcla se agitó durante 3 horas. Se añadió una solución de reacción y la capa orgánica se separó. La tró a presión reducida. Después, se añadieron dicloruro ducto de diclorometano) (53,3 mg), carbonato sódico dioxa borolan-2-il)-1,2,3,6-tetrahidro piridina (484,6 mg), enido en secuencia y la mezcla resultante se agitó con tos. Se añadió una solución acuosa saturada de la se filtró a través de celite y después, la capa orgánica hidro y se concentró a presión reducida. El residuo se ce (acetato de etilo/n-hexano) para obtener 1’-( terclato de metilo (313 mg).
3,61-3,72 (m, 2H), 3,87 (s, 3H), 4,07 (c, J = 2,8 Hz, 2H), (dd, J = 4,8, 1,8 Hz, 1H).
ml) a una solución del 1’-ferc-butiloxi-carbonil-1’,2’,3’,6’-metanol (1 ml) y la mezcla se agitó durante 24 horas. La dió agua (4 ml) al residuo obtenido, y después, el pH de Después de la extracción con acetato de etilo, la capa ra en secuencia. Después de secar sobre sulfato sódico ner ácido 1’-ferc-butoxicarbonil-1’,2’,3’,6’-tetrahidro-[2,4’-
3,67 (t, J = 5,1 Hz, 2H), 4,05-4,08 (m, 2H),5,85 (m, 1H), 1,7 Hz, 1H).
bonato sódico (2,1 ml) y una solución de yodo (50,3 mg) a una solución del ácido 1’-ferc-butiloxicarbonil-1’,2’,3’,6’-ilo (0,42 ml) y la mezcla se agitó a temperatura ambiente na solución acuosa al 15 % de tiosulfato sódico (0,73 ml) utos. Después de la extracción con acetato de etilo, la salmuera en secuencia. La capa orgánica se secó con para obtener 1’-ferc-butiloxicarbonil-3’-yodo-5-oxo-5H-
olución de la 1’-ferc-butiloxicarbonil-3’-yodo-5-oxo-5H-0,51 ml) y la mezcla se agitó a 80 °C durante 10 minutos.
04 ml) y la mezcla se agitó durante 3 horas. La mezcla de sílice (acetato de etilo/n-hexano = 50/50) para obtener
1'-ferc-butiloxicarbonil-5-oxo-5H-espiro[furo[3,4-b1piridin-RMN 1H (400 MHz, CDCla) 8: 1,50 (s, 9H), 1,64-1,73 (m, 7,50 (dd, J = 7,7, 4,9 Hz, 1H), 8,20 (dd, J = 7,7, 1,6 Hz, EM (IEN) m/z: 305 [M+H]+.
<Etapa 5>
Después de una solución de la 1'-ferc-butiloxicarbonil-5 cloruro de metileno (1 ml) se enfrió a 0 °C, se le añadió 2 horas. La mezcla de reacción se concentró a presión r de sílice (cloroformo/metanol = 20/1) para obtener el co RMN 1H (400 MHz, CDCla) 8: 1,59-1,78 (m, 4H), 2,26(d 7,7, 4,9 Hz, 1H), 8,19 (dd, J = 7,7, 1,6 Hz, 1H), 8,85 (dd, EM (IEN) m/z: 205 [M+H]+.
(Ejemplo de referencia 32)
clorhidrato de 4H-esp¡ro[furo[3,4-b1furan-6.4'-p¡per¡d¡na1 -piperidina1 (38,9 mg).
, 2,22-2,33 (m, 2H), 3,24-3,43 (m, 2H), 4,05-4,36 (m, 2H), 8,85 (dd, J = 4,9, 1,6 Hz, 1H).
-5H-espiro[furo[3,4-b1piridin-7,4'-piperidina1 (38,9 mg) en trifluoroacético (1 ml) y la mezcla se agitó a 0 °C durante ida y se purificó por cromatografía de capa fina sobre gel esto del título (18,8 mg).
= 13,9, 11,1,5,8 Hz, 2H), 3,10-3,25 (m, 4H), 7,47 (dd, J = 4,9, 1,6 Hz, 1H).
a

<Etapa 1>
Primero, se añadió gota a gota n-butillitio (solución 2,65 (0,31 ml) en tetrahidrofurano (3 ml) en enfriamiento con minutos. La solución de reacción se enfrió a -78 °C, y se (11,2 mg) en tetrahidrofurano (1,5 ml). Después de la hora, se le añadió gota a gota una solución de 1-bencilp se calentó a temperatura ambiente y se agitó durante reducida, se añadió piridina (5 ml) al residuo y después, mezcla se agitó a temperatura ambiente durante 2 hora extracción con acetato de etilo, la capa orgánica se lav anhidro, y posteriormente, el disolvente se retiró por ev por cromatografía en columna sobre gel de sílice (ac espiro[furo[3,4-b1furan-6,4'-piperidina1-4-ona (292 mg).
RMN 1H (400 MHz, CDCls) 8: 1,92-1,99 (m, 1H), 2,09-2, 6,60 (d, J = 2,0Hz, 1H), 7,28-7,37 (m, 5H), 7,52 (d, J =2, EM (IEN) m/z: 284 [M+H]+.
<Etapa 2>
El compuesto del título (45 mg) se obtuvo a partir d (128 mg) de la misma manera como en la <Etapa 4> de RMN 1H (400MHz,DMSO-d6) 8: 2,06-2,12 (m, 1H), 2,31-= 2,0Hz, 1H), 8,07 (d, J = 2,0Hz, 1H), 9,07 (s a,1H). EM
(Ejemplo de referencia 33)
1'-benciloxicarbonil-1-terc-butiloxicarbonilespiroNndolin-3 hexano) (0,79 ml) a una solución de diisopropil etilamina y la mezcla se agitó a la misma temperatura durante 15 adió gota a gota una solución de ácido furan-3-carboxílico la resultante se agitó a la misma temperatura durante 1 idin-4-ona (190 mg) en tetrahidrofurano (1 ml) y la mezcla noche. La mezcla de reacción se concentró a presión le añadió cloruro de metanosulfonilo (0,2 ml). Después, la a mezcla de reacción se diluyó con agua. Después de la n salmuera saturada y se secó con sulfato de magnesio ación a presión reducida. El residuo obtenido se purificó de etilo/n-hexano = 50/50) para obtener 1'-bencil-4H-
, 1H), 2,61-2,71 (m, 1H), 2,71-2,81 (m, 1H), 3,61 (s, 1H), z, 1H).
1'-bencil-4H-espiro[furo[3,4-b]furan-6,4'-piperidina1-4-ona mplo de referencia 25.
(m, 1H), 3,15-3,25 (m, 1H), 3,31-3,38 (m, 1H), 6,92 (d, J ) m/z: 194 [M+H1+.
iperidina1

Primero, se disolvió 1-benciloxicarbonil-4-formilpiperid fenilhidrazina (0,245 ml) y ácido trifluoroacético (0,478 ml eso, se le añadió triacetoxiborohidruro sódico (881,9 mg) durante 1 hora. Se añadió una solución acuosa saturad seguido de la extracción con cloroformo. La capa orgánic presión reducida, y el residuo obtenido se purificó por cro hexano = 50/50) para obtener 1'-benciloxicarbonilespiro[i
<Etapa 2>
La 1'-benciloxicarbonilespiro[indolin-3,4'-piperidina] (487 dicarbonato de di-ferc-butilo (0,416 ml) y dimetilaminopiri durante 1 hora. Se añadió agua a la solución de reacción se secó con sulfato de magnesio anhidro y se concentr cromatografía en columna sobre gel de sílice (acetato de (587,3 mg).
RMN 1H (400 MHz, CDCla) 8: 1,58 (s a,9H), 1,77-1,88 ( 2H), 5,17 (s, 2H), 6,95-6,99 (m, 1H), 7,06-7,09 (m, 1 H [M+H]+.
(Ejemplo de referencia 34) 2-(1'-benc¡lox¡carbon¡lesp¡ro[¡n (514,5 mg) en cloroformo (10 ml), se le añadieron la mezcla se agitó a 35 °C durante 14 horas. Después de a mezcla se agitó adicionalmente a temperatura ambiente de hidrogenocarbonato sódico a la solución de reacción, e secó con sulfato de magnesio anhidro y se concentró a tografía en columna sobre gel de sílice (acetato de etilo/nlin-3,4'-piperidina] (487,0 mg). EM (IEN) m/z: 323 [M+H]+.
mg) se disolvió en cloroformo (15 ml), se le añadieron a (221,5 mg) y la mezcla se agitó a temperatura ambiente eguido de la extracción con cloroformo. La capa orgánica a presión reducida, y el residuo obtenido se purificó por ilo/n-hexano = 25/75) para obtener el compuesto del título
2H), 2,90-3,03 (m, 2H), 3,80-3,93 (m, 2H), 4,16-4,29 (m, ,16-7,22 (m, 1H), 7,30-7,96 (m, 6H). EM (IEN) m/z: 423
l¡n-3,4'-p¡per¡d¡na1-1-¡l)etan-1-ol

Primero, la 1'-benc¡lox¡carbon¡lesp¡ro[¡ndolin-3,4'-p¡per¡d¡ dímero de glicol aldehído (41,5 mg) y triacetoxiborohidr ambiente durante 14 horas. Se añadió una solución acu reacción, seguido de la extracción con cloroformo. La c concentró a presión reducida, y el residuo obtenido se (acetato de etilo/n-hexano = 50/50) para obtener el comp EM (IEN) m/z: 367 [M+H]+.
(Ejemplo de referencia 35)
(R)-1'-benc¡lox¡carbon¡l-1-(3-[(ferc-but¡ld¡met¡ls¡l¡l)ox¡1-2-h¡ (74,2 mg) se disolvió en cloroformo, se le añadieron un sódico (146,3 mg) y la mezcla se agitó a temperatura saturada de hidrogenocarbonato sódico a la solución de orgánica se secó con sulfato de magnesio anhidro y se rificó por cromatografía en columna sobre gel de sílice sto del título (80,3 mg).
x¡prop¡l)esp¡ro[¡ndol¡n-3,4'-p¡per¡d¡na1

Primero, la 1'-benciloxicarbonil-1-espiro[indolin-3,4'-pipe (R)-ferc-butildimetil(oxiran-2-ilmetoxi)silano (261,4 mg) y durante 18 horas 40 minutos. Se añadió agua a la solu acetato de etilo. La capa orgánica se lavó con una soluci anhidro y se concentró a presión reducida. El residuo ob sílice (acetato de etilo/n-hexano = 0/100 a 40/60) para isómeros a aproximadamente 3:2).
RMN 1H (270 MHz, CDCIs) ó: 0,09 (s, 3H), 0,10 S-tK 0, 4H), 2,48 (d a, J = 4,6 Hz, 1 H), 2,90-3,09 (m, 2H), 3,18 3,88-4,01 (m,1 H), 4,07-4,22 (m, 2H), 5,17 (s, 2H), 6,49-= 7,6, 7,6,1,3 Hz, 1H), 7,28-7,43 (m,5H).
EM (IEN) m/z: 511 [M+H]+.
(Ejemplo de referencia 36)
1'-terc-butiloxicarbonil-1-(2-etoxi-2-oxoetil)espironndolin] (90,9 mg) se disolvió en etanol (1 ml), se le añadieron onato potásico (126,7 mg) y la mezcla se agitó a 90 °C de reacción, seguido de cuatro veces de extracción con turada de salmuera, después se secó con sulfato sódico o se purificó por cromatografía en columna sobre gel de ner 115,4 mg del compuesto del título (una mezcla de
:2) (s, 3H), 0,919 5.0 0,924 (2:3) (s, 9H), 1,63-1,93 (m, 3,20 (2:3) (s, 2H), 3,30-3,47 (m, 2H), 3,59-3,75 (m, 2H), (m, 1H), 6,66-6,76 (m, 1H), 6,97-7,04 (m, 1H), 7,10 (td, J
iperidina]

Primero, se disolvió 1'-ferc-butil-espiro[indolin-3,4'-pipe añadieron bromoacetato de etilo (0,023 ml) y trietilami durante 88 horas. Se añadió agua a la solución de rea etilo. La capa orgánica se lavó con una solución saturad se concentró a presión reducida. El residuo obtenido s (acetato de etilo/n-hexano = 0/100 a 30/70) para obtener RMN 1H (270 MHz, CDCla) ó: 1,26 (t, J = 7,1Hz, 3H), 1, (s, 2H), 3,92 (s, 2H), 4,07 (d a, J = 11,5 Hz, 2H), 4,19 (c 7,12 (m, 2H). EM (IEN) m/z: 375 [M+H]+.
(Ejemplo de referencia 37)
1'-terc-butiloxicarbonil-1-(pirimidin-2-il)espironndolin-3,4'] (57,6 mg) en tetrahidrofurano (1 ml), después se le ,056 ml) y la mezcla se agitó a temperatura ambiente , seguido de cuatro veces de extracción con acetato de salmuera, después se secó con sulfato sódico anhidro y rificó por cromatografía en columna sobre gel de sílice ompuesto del título (33,5 mg).
9H), 1,68-1,88 (m, 4H), 2,90 (t a, J = 10,6 Hz, 2H), 3,49 7,1Hz, 2H), 6,37-6,44 (m, 1H), 6,67-6,76 (m, 1H), 7,00
ridina]

Primero, se disolvió 1'-terc-butiloxicarbonilespiro[indolinle añadieron 2-cloropirimidina (110,6 mg) y N,N-diisopro microondas de 140 a 150 °C durante 56 horas. Se aña seguido de cuatro veces de extracción con acetato de eti se secó con sulfato sódico anhidro y se concentró a presi en columna sobre gel de sílice (acetato de etilo/n-hex (148,9 mg).
RMN 1H (270 MHz, CDCla) 8: 1,50 (s, 9H), 1,59-1,70 ( 2H), 4,10-4,23 (m, 2H), 4,15 (s, 2H), 6,73 (t, J = 4. 8 Hz, 7,32 (m, 1H), 8,42 (d, J = 8,2Hz, 1H), 8,52 (d, J = 4,9Hz,
(Ejemplo de referencia 38) 4-fluoroesp¡ro[¡ndol¡n-3,4'-p¡p piperidina] (252,2 mg) en 1,4-dioxano (2 ml), después se ilamina (0,20 ml) y la mezcla se agitó con irradiación con n agua y salmuera saturada a la solución de reacción, a capa orgánica se lavó con ácido cítrico al 5 %, después ducida. El residuo obtenido se purificó por cromatografía = 0/100 a 30/70) para obtener el compuesto del título
), 1,88 (td, J = 13,1, 4,5 Hz, 2H), 2,99 (t a, J = 12,7 Hz, ),6,95-7,0 3 (m, 1H), 7,16 (dd, J = 7,4, 1,2 Hz, 1H), 7,20 EM (IEN) m/z: 311[M-(terc-Bu)+H]+.
a1-2-ona
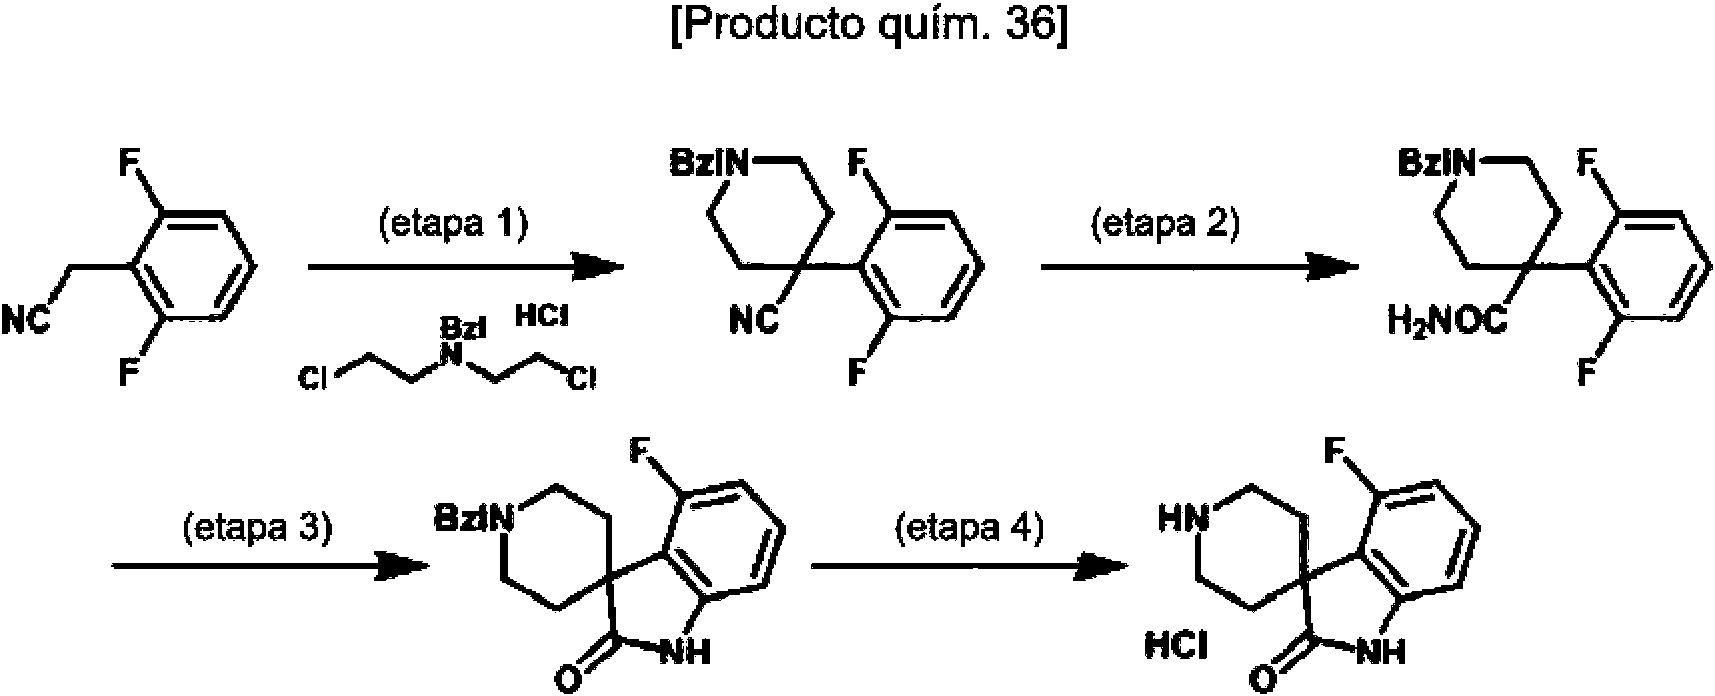
<Etapa 1>
Después de disolverse 2-(2,6-difluorofenil)acetonitrilo (3 se le añadió gota a gota, bis(trimetilsilil)amida sódica (s durante 20 minutos, se le añadió clorhidrato de N-bencil calentándose durante 2 horas. Se añadió agua a la solu acetato de etilo. La capa orgánica se lavó con una soluci anhidro y se concentró a presión reducida. El residuo ob sílice (acetato de etilo/n-hexano = 0/100 a 30/70) par (2,90 g). RMN 1H (270 MHz, CDCla) 8: 2,26-2,44 (m, 4 2H), 6,88-6,98 (m, 2H), 7,21-7,38 (m, 6H).
EM (IEN) m/z: 313 [M+H]+.
<Etapa 2>
Primero, el 1-bencil-4-(2,6-difluorofenil)piperidin-4-carbo solución acuosa 10 M de hidróxido sódico (8 ml) y la m solución de reacción se llevó de nuevo a temperatura a sometió a cuatro veces de extracción con acetato de e ) en tetrahidrofurano (90 ml), la mezcla se enfrió a 0 °C, n 1,0 M de tetrahidrofurano) (87 ml). Después de agitar -cloroetil)amina (5,96 g), y la mezcla se calentó a reflujo de reacción, seguido de cuatro veces de extracción con turada de salmuera, después se secó con sulfato sódico o se purificó por cromatografía en columna sobre gel de tener 1-bencil-4-(2,6-difluorofenil)piperidin-4-carbonitrilo 56 (td, J = 11,5, 3,5 Hz, 2H), 2,90-3,01 (m, 2H), 3,58 (s,
(2,90 g) se disolvió en etanol (50 ml), se le añadió una se calentó a reflujo calentándose durante 10 horas. La nte, después se añadió agua a la misma, y la mezcla se La capa orgánica se lavó con una solución saturada de
salmuera, después se secó con sulfato sódico anhidr purificó por cromatografía en columna sobre gel de sílic bencil-4-(2,6-difluorofenil)piperidin-4-carbamida (1,54 g) RMN 1H (270 MHz, CDCb) 8: 2,29-2,56 (m, 6H), 2,64-7,19-7,37 (m, 8H).
EM (IEN) m/z: 331 [M+H]+.
<Etapa 3>
La 1-bencil-4-(2,6-difluorofenil)piperidin-4-carbamida (3 hidruro de litio (18,2 mg) y la mezcla se agitó a 120 °C temperatura ambiente, después se le añadieron
hidrogenocarbonato sódico y la mezcla se sometió a cu se lavó con una solución saturada de salmuera, despué reducida. El residuo obtenido se purificó por cromatogr = 0/100 a 60/40) para obtener 1'-bencil-4-fluoroespiro[in RMN 1H (270 MHz, CDCla) 8: 1,79-1,90 (m, 2H), 2,29-2, 6,59-6,76 (m, 2H), 7,12-7,23 (m, 1H), 7,27-7,45 (m,5H). EM (IEN) m/z: 311 [M+H]+.
<Etapa 4>
El compuesto del título (196,4 mg) se obtuvo a pa (241,0 mg) de la misma manera como en la <Etapa 2> EM (IEN) m/z: 221 [M+H]+.
(Ejemplo de referencia 39)
2H-esp¡ro[¡soqu¡nol¡n-1,4'-p¡per¡d¡na1-3(4H)-ona
concentró a presión reducida. El residuo obtenido se tato de etilo/n-hexano = 0/100 a 30/70) para obtener 1-
m, 2H), 3,47 (s, 2H), 5,33 (s a, 2H), 6,85-6,95 (m, 2H),
g) se disolvió en N-metilpirrolidona (6 ml), se le añadió te 6 horas. La solución de reacción se llevó de nuevo a era saturada y una solución acuosa saturada de ces de extracción con acetato de etilo. La capa orgánica ecó con sulfato sódico anhidro y se concentró a presión columna sobre gel de sílice (acetato de etilo/n-hexano 3,4'-piperidina]-2-ona (246,7 mg).
, 2H), 2,71-2,81 (m, 2H), 2,86-2,99 (m, 2H), 3,66 (s, 2H),
la 1'-bencil-4-fluoroespiro[indolin-3,4'-piperidin]-2-ona mplo de referencia 23.

<Etapa 1>
Primero, se añadió gota a gota ácido fosfórico al 85 % fósforo se disolvió mediante agitación en calentamien temperatura de 50 °C, se le añadió gota a gota una sol (1810 mg) en éter (2 ml) y la mezcla se agitó a 100 °C d en agua enfriada con hielo, seguido de filtración, la sol de hidróxido sódico. Después de la filtración, la solución acetona y n-hexano para obtener 232,0 mg del compues reducida, después el residuo se disolvió en acetato de filtración por succión para obtener clorhidrato de 1'-benc RMN 1H (270 MHz, CDCb) 8: 1,74-1,81 (m, 2H), 2,17-2, 7,18 (m, 1H), 7,28-7,41 (m, 8H).
EM (IEN) m/z: 307 [M+H]+.
<Etapa 2>
El compuesto del título (46,3 mg) se obtuvo a partir del 3(4H)-ona (371,7 mg) de la misma manera como en la RMN 1H (270 MHz, CDCb) 8: 1,72-1,84 (m, 3H), 2,12 (t (s a, 1H), 7,12-7,20 (m, 1H), 7,22-7,35 (m, 2H), 7,35-7,4 EM (IEN) m/z: 217 [M+H]+.
ml) a pentóxido de fósforo (7,34 g), y el pentóxido de na temperatura de 180 °C. Después de enfriar a una de 2-fenilacetamida (799,5 mg) y 1-bencil-4-piperidona 64 horas. Después de la solución de reacción se vertió resultante se alcalinizó mediante la adición de gránulos ncentró a presión reducida, y el polvo se recristalizó con título. En el filtrado, el disolvente se concentró a presión y se le añadió gota a gota HCl 4 M/AcOEt, seguido de espiro[¡soqu¡nol¡n-1,4'-p¡per¡d¡na]-3(4H)-ona (372,7 mg). , 4H), 2,89-2,96 (m, 2H), 3,59 (s, 2H), 3,64 (s, 2H), 7,13
idrato de 1'-bencil-2H-espiro[isoquinolin-1,4'-piperidina]-2> del Ejemplo de referencia 23.
12,9, 5,3 Hz, 2H), 2,94-3,14 (m, 4H), 3,65 (s, 2H), 6,90 1H).
(Ejemplo de referencia 40)
clorhidrato de 1'H-esp¡ro[p¡per¡d¡n-4.4'-qu¡nol¡na]-2'(3'H)
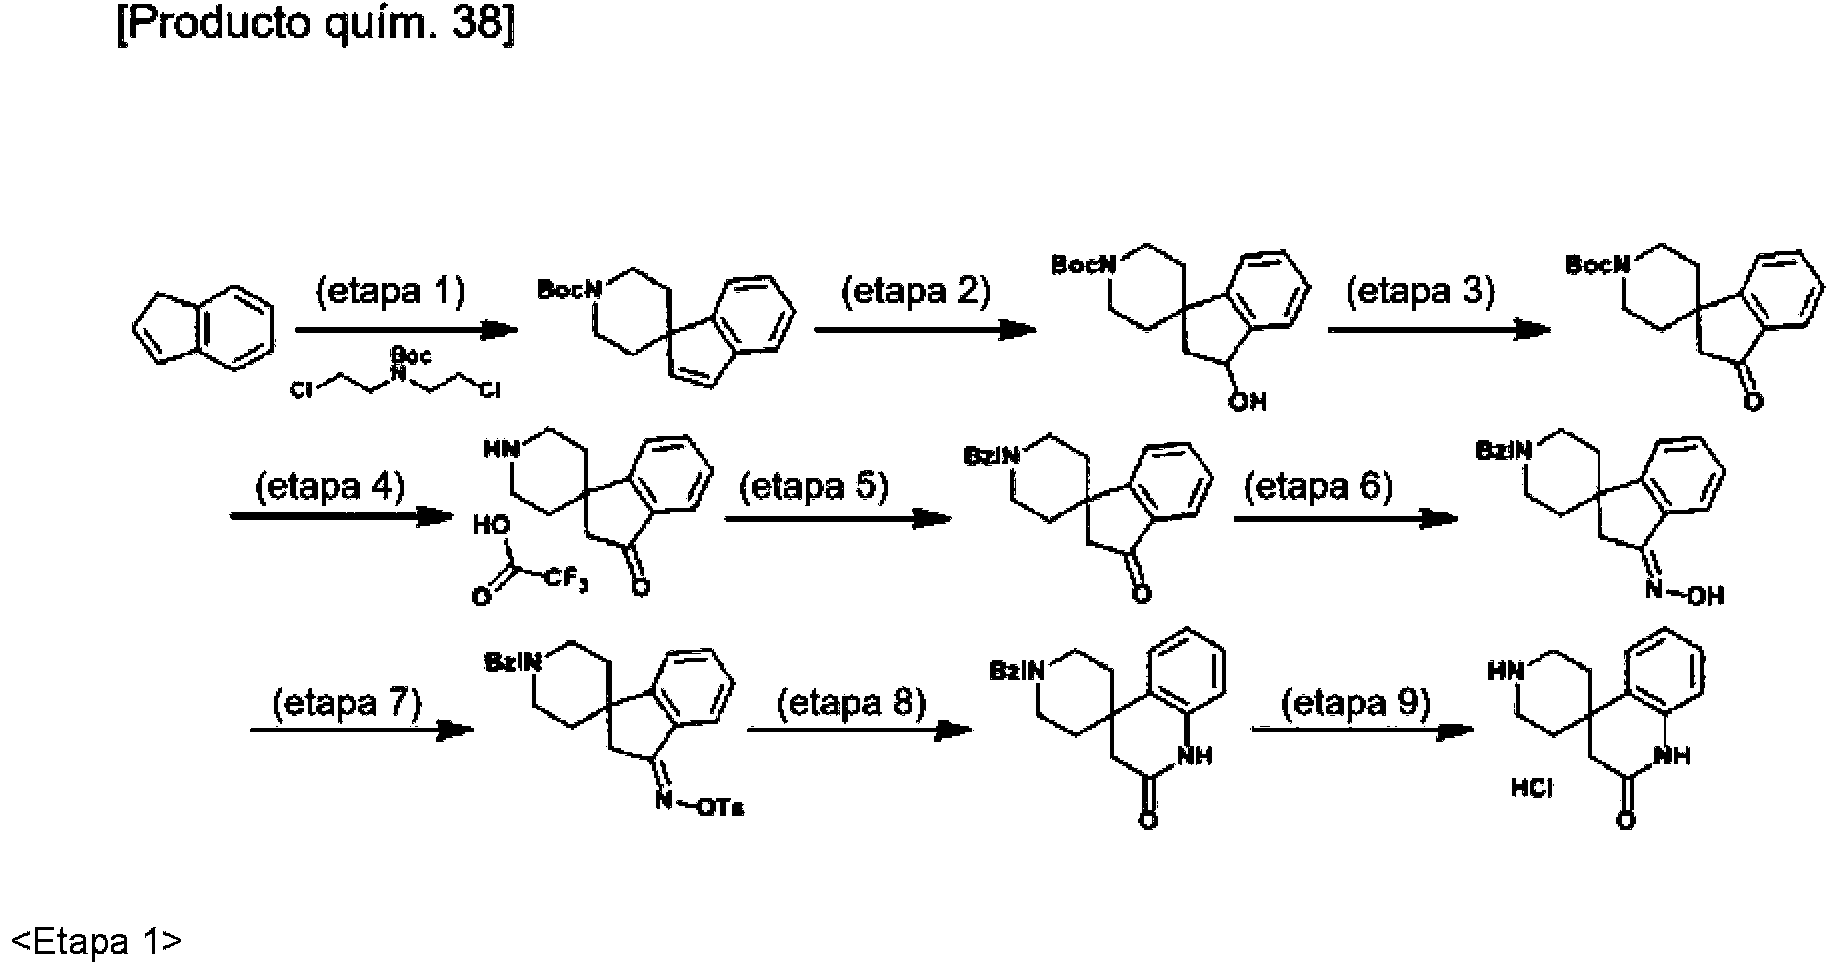
Primero, se d¡solv¡ó ¡ndeno (3.42 g) en tetrah¡drofurano b¡s(tr¡met¡ls¡l¡l)am¡da de litio (solución 1.0 M de tetrahid una solución de tetrahidrofurano (13 ml) de N-ferc-b reacción. y la mezcla se agitó a 0 °C durante 30 minutos 30 minutos. Se añadió agua a la solución de reacción. s orgánica se lavó con una solución saturada de salmuer a presión reducida. El residuo obtenido se purificó por cr hexano = 0/100 a 15/85) para obtener 1'-ferc-but¡lox¡car RMN 1H (270 MHz. CDCla) 8: 1.33 (d a. J = 12.9 Hz. 2H 4.05-4.31 (m. 2H). 6.76-6.89 (m. 2H). 7.14-7.39 (m. 4 H) EM (IEN) m/z: 230[M-(ferc-Bu)+H]+.
<Etapa 2>
El 1'-ferc-but¡lox¡carbon¡lesp¡ro[¡ndeno-1.4'-p¡per¡d¡na] ( borabiciclo[3.3.1-nonano (solución 0.5 M de tetrahidrofu en un tubo cerrado herméticamente. Se añadieron una de hidrógeno acuoso al 30 % (0.272 ml) a la solución de ambiente. Después de eso. se añadió agua a la soluci acetato de etilo. La capa orgánica se lavó con una soluci anhidro y se concentró a presión reducida. El residuo o sílice (acetato de etilo/n-hexano = 0/100 a 50/50) para o piperidina] (352.4 mg). RMN 1H (270 MHz. CDCla) 8: 1.
13.5. 7.3 Hz. 1H). 2.95 (t a. J = 12.7 Hz. 2 H). 4.04-4.24 2H). 7.38-7.44 (m.1H). EM (IEN) m/z: 248[M-(ferc-Bu)+H
<Etapa 3>
La 1'-ferc-but¡lox¡carbon¡l-3-h¡drox¡-2.3-esp¡ro[¡ndeno-1. después polvo de tamiz molecular de 4 A (494 mg). se óxido de4-metilmorfolina (305.8 mg) y la mezcla se ag solución de reacción se filtró a través de celite. y el filtr purificó por cromatografía en columna sobre gel de sílic ferc-but¡lox¡carbon¡l-3-oxo-2.3-d¡h¡droesp¡ro[¡ndeno-1.4'-RMN 1H (270 MHz. CDCb) 8: 1.44-1.55 (m. 2H). 1.50 ( 2H). 4.23 (d a. J = 12.9 Hz. 2H). 7.39-7.45 (m. 1H). 7.48 m/z: 246[M-(ferc-Bu)+H]+.
< E ta pa 4>
l), la mezcla se enfr¡ó a 0 °C, y se le añad¡ó gota a gota ano) (60 ml). Después de 1 hora. se añadió gota a gota ¡carbonilb¡s(2-cloroet¡l)am¡na (6.44 g) a la solución de espués se agitó a temperatura ambiente durante 2 horas o de cuatro veces de extracción con cloroformo. La capa spués se secó con sulfato sódico anhidro y se concentró ografía en columna sobre gel de sílice (acetato de etilo/nesp¡ro[¡ndeno-1.4'-p¡per¡d¡na] (3.74 g).
1 (s. 9H). 1.90-2.11 (m. 2H). 3.12 (t a. J = 12.2 Hz. 2H).
g) se disolvió en tetrahidrofurano (8 ml). se le añadió 9-) (5.3 ml) y la mezcla se agitó a 70 °C durante 17 horas ción acuosa 1 M de hidróxido sódico (2.7 ml) y peróxido ción. después. la mezcla se llevó de nuevo a temperatura e reacción. seguido de cuatro veces de extracción con aturada de salmuera. después se secó con sulfato sódico o se purificó por cromatografía en columna sobre gel de er 1'-ferc-but¡lox¡carbonil-3-h¡drox¡-2.3-esp¡ro[¡ndeno-1.4'-85 (m. 3H). 1.49 (s. 9H). 1.87-2.02 (m. 2H). 2.53 (dd. J = 2H). 5.23-5.35 (m. 1H). 7.17-7.24 (m. 1H). 7.28-7.38 (m.
er¡d¡na] (343.7 mg) se disolvió en diclorometano (3 ml). adieron perrutenato de tetrapropilamonio (37.3 mg) y N-temperatura ambiente durante 2 horas 30 minutos. La se concentró a presión reducida. El residuo obtenido se etato de etilo/n-hexano = 0/100 a 50/50) para obtener 1'-¡d¡na] (391.0 mg).
). 1.92-2.06 (m. 2H). 2.64 (s. 2H). 2.87 (t a. J = 12.9 Hz.
(m. 1H). 7.62-7.68 (m. 1H). 7.72-7.77 (m. 1H). EM (IEN)
La 1'-terc-butiloxicarbonil-3-oxo-2,3-dihidroespiro[inden (1,5 ml), después se le añadió ácido trifluoroacético (1, hora. La solución de reacción se concentró a presión piperidina]-3(2H)-ona (124,7 mg).
EM (IEN) m/z: 202 [M+H]+.
<Etapa 5>
El trifluoroacetato de espiro[indeno-1,4'-piperidina]-3(2H le añadieron carbonato potásico (2,02 g) y bromuro de b durante 15 horas. Se añadió agua a la solución de rea etilo. La capa orgánica se lavó con una solución saturad se concentró a presión reducida. El residuo obtenido (acetato de etilo/n-hexano = 0/100 a 60/40) para obtene RMN 1H (270 MHz, CDCb) 8: 1,44-1,57 (m, 2H), 2,07-2, 7,43 (m, 6H), 7,53-7,68 (m, 2H), 7,68-7,74 (m, 1H). EM
<Etapa 6>
La 1'-bencilespiro[indeno-1,4'-piperidina]-3(2H)-ona (11 clorhidrato de hidroxilamina (61,6 mg) y acetato sódico reflujo calentándose. Después de que la solución de rea agua y luego la solución se sometió a cuatro veces de solución saturada de salmuera, después se secó con residuo obtenido se purificó por cromatografía en colu 70/30) para obtener (Z)-1'-bencilespiro[indeno-1,4'-piper RMN 1H (270 MHz, CDCla) 8: 1,42-1,56 (m, 2H), 2,07-2 2H), 7,20-7,48 (m, 8H), 7,68 (d, J = 7,3Hz, 1H). EM (IE
<Etapa 7>
La oxima de (Z)-1'-bencilespiro[indeno-1,4'-piperidina]-mezcla se enfrió a 0 °C, se le añadieron piridina (0,031 agitó a temperatura ambiente durante 17 horas 20 min cuatro veces de extracción con diclorometano. La cap después se secó con sulfato sódico anhidro y se conc cromatografía en columna sobre gel de sílice (metanol/c bencilespiro[indeno-1,4'-piperidina]-3(2H)-ona (62,0 mg) RMN 1H (270 MHz, CDCb) 8: 1,40 (d a, J = 12,2 Hz, 2 2H), 3,58 (s, 2H), 7,27-7,40 (m, 9H), 7,44 (d, J = 7,3Hz, m/z: 461 [M+H]+.
<Etapa 8>
La O-tosiloxima de (Z)-1'-bencilespiro[indeno-1,4'-piperi mezcla se enfrió a 0 °C, se le añadió cloruro de alumi durante 2 horas 30 minutos. Se añadió una solución a seguido de cuatro veces de extracción con cloroformo salmuera saturada, después se secó con sulfato sódico se purificó por cromatografía en columna sobre gel de s 1-bencil-1'H-espiro[piperidin-4,4'-quinolina]-2' (3'H)-ona RMN 1H (270MHz, CDCb) 8: 1,63-1,73 (m, 2H), 1,99-2, 3,58 (s, 2H), 6,75 (dd, J = 7,6, 1,3 Hz, 1H), 7,07(ddd, J 41 (m, 6H), 7,68 (s a,1H).
EM (IEN) m/z: 307 [M+H]+.
<Etapa 9>
El compuesto del título (58,8 mg) se obtuvo a partir (53,2 mg) de la misma manera como en la <Etapa 2> d EM (IEN) m/z: 217 [M+H]+.
(Ejemplo de referencia 41)
1'H-esp¡ro[p¡per¡d¡n-4,3'-qu¡nol¡na1-2' (4'H)-ona
piperidina1 (272,1 mg) se disolvió en diclorometano y la mezcla se agitó a temperatura ambiente durante 1 ida para obtener trifluoroacetato de espiro[indeno-1,4'-
(2,70 g) se disolvió en N,N-dimetilformamida (10 ml), se (0,386 ml) y la mezcla se agitó a temperatura ambiente seguido de cuatro veces de extracción con acetato de salmuera, después se secó con sulfato sódico anhidro y ificó por cromatografía en columna sobre gel de sílice ncilespiro[indeno-1,4'-piperidina]-3(2H)-ona (752,9 mg). , 4H), 2,58 (s, 2H), 2,91-3,01 (m, 2H), 3,58 (s, 2H), 7,27 m/z: 292 [M+H]+.
) se disolvió en etanol (2 ml), después se le añadieron mg) y la mezcla se agitó durante 1 hora 15 minutos a se llevó de nuevo a temperatura ambiente, se le añadió ción con cloroformo. La capa orgánica se lavó con una sódico anhidro y se concentró a presión reducida. El obre gel de sílice (acetato de etilo/n-hexano = 0/100 a -3(2H)-ona oxima (107,4 mg).
, 4H), 2,88 (s, 2H), 2,98 (d a, J = 8,9 Hz, 2H), 3,63 (s, : 307 [M+H]+.
-ona (46,9 mg) se disolvió en diclorometano (1 ml), la cloruro de p-toluenosulfonilo (58,5 mg) y la mezcla se Se añadió agua a la solución de reacción, seguido de ánica se lavó con una solución saturada de salmuera, a presión reducida. El residuo obtenido se purificó por rmo = 0/100 a 4/96) para obtener O-tosiloxima de (Z)-1'-
2-2,20 (m, 4H), 2,44 (s, 3H), 2,83-2,96 (m, 2H), 2,88 (s, ,64 (d, J = 7,3Hz, 1H), 7,95 (d, J = 8,2Hz, 2H). EM (IEN)
(2H)-ona (414,5 mg) se disolvió en cloroformo (8 ml), la 93,5 mg) y la mezcla se agitó a temperatura ambiente al 15 % de hidróxido sódico a la solución de reacción, capa orgánica se lavó con agua y posteriormente con o y se concentró a presión reducida. El residuo obtenido acetato de etilo/n-hexano = 0/100 a 70/30) para obtener mg).
2H), 2,32-2,44 (m, 2H), 2,68 (s, 2H), 2,73-2,83 (m, 2H), , 7,7,1,3 Hz, 1H), 7,18 (dd, J = 7,7, 1,3 Hz, 1H), 7,27-7.
1-bencil-1'H-espiro[piperidin-4,4'-quinolina]-2' (3'H)-ona plo de referencia 23.

<Etapa 1>
Primero, se disolvió carboxilato de N-ferc-butMoxicarbon se enfrió a -78 °C y se le añadió gota a gota bis(trimetil En otro recipiente, se disolvió bromuro de 2-nitrobencilo 78 °C. Después de eso, la solución de reacción previam la mezcla. La solución de reacción se calentó gradualm temperatura ambiente durante 18 horas. Se añadió a extracción con acetato de etilo. La capa orgánica se la con sulfato sódico anhidro y se concentró a presión re columna sobre gel de sílice (acetato de etilo/n-hexan nitrobencil)piperidin-4-carboxilato de etilo (1,62 g).
RMN 1H (270 MHz, CDCla) 8: 1,18 (t, J = 7,1Hz, 3H), 1, 3,85-4,03 (m, 2H), 4,01 (c, J = 7,1 Hz, 3H), 4,13-4,17 ( 7,53 (m, 1 H), 7,87 (dd, J = 7,9, 1,3 Hz, 1H).
EM (IEN) m/z: 293[M-(ferc-Bu)+H]+.
<Etapa 2>
El 1-ferc-butiloxicarbonil-4-(2-nitrobencil)piperidin-4-car añadió polvo de Pd al 10 % sobre carbono (47 mg) y la a temperatura ambiente a presión normal durante 15 después el filtrado se concentró a presión reducida. El sobre gel de sílice (acetato de etilo/n-hexano = 0/100 a 1'H-espiro[piperidin-4,3'-quinolina] (261,1 mg).
RMN 1H (270 MHz, CDCla) 8: 1,34-1,49 (m, 2H), 1,45 (s, 3,70 (m, 2H), 6,73 (d, J = 7,9Hz, 1H), 6,97-7,04 (m, 1H), EM (IEN) m/z: 261[M-(ferc-Bu)+H]+.
<Etapa 3>
El compuesto del título (87,5 mg) se obtuvo a partir de la 4,3'-quinolina] (141,1 mg) de la misma manera como en RMN 1H (270 MHz, CD3OD) 8: 1,33-1,45 (m, 2H), 1,83 2H), 6,83 (dd, J = 7,7, 0,8 Hz, 1H), 6,93-7,01 (m, 1H), 7,
(Ejemplo de referencia 42)
1'-terc-butiloxicarbonilespironsoindolin-1,4'-piperidina1 idin-4-etilo (6,44 g) en tetrahidrofurano (40 ml), la mezcla ida sódica (solución 1,0 M de tetrahidrofurano) (35 ml). g) en tetrahidrofurano (15 ml) y la mezcla se enfrió a -preparada se añadió gota a gota mediante canulación a e -78 °C a temperatura ambiente y después se agitó a la solución de reacción, seguido de cuatro veces de una solución saturada de salmuera, después se secó . El residuo obtenido se purificó por cromatografía en 100 a 50/50) para obtener 1-ferc-butiloxicarbonil-4-(2-
9H), 2,00-2,10 (m, 2H), 2,58-2,80 (m, 2H),3,30 (s, 2H), , 7,20 (dd, J = 7,6, 1,6 Hz, 1H), 7,35-7,43 (m, 1H), 7,45
o de etilo (1,27 g) se disolvió en etanol (1 ml), se le se agitó vigorosamente en una atmósfera de hidrógeno . La solución de reacción se filtró a través de celite y uo obtenido se purificó por cromatografía en columna para obtener 1-ferc-butiloxicarbonil-2'-oxo-2',4'-dihidro-
1,87-2,02 (m, 2H), 2,88 (s, 2H), 3,39-3,50 (m, 2H), 3,58 7,24 (m, 2H), 7,64 (s a,1H).
-butiloxicarbonil-2'-oxo-2',4'-dihidro-1'H-espiro[piperidintapa 5> del Ejemplo de referencia 31.
(m, 2H), 2,76-2,89 (m, 2H), 2,89-3,00 (m, 2H), 2,92 (s, 22 (m, 2H).
[Producto quím. 40]
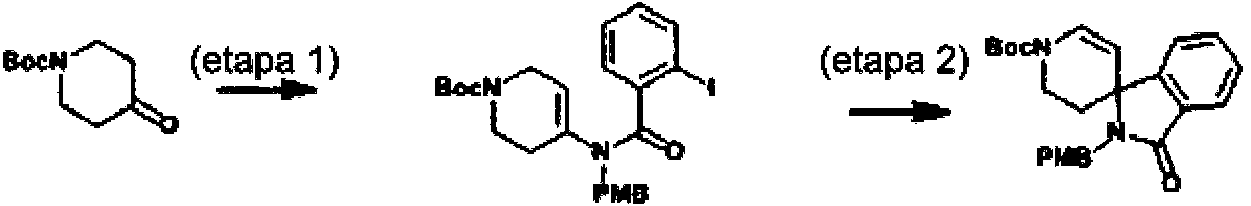
(etapa 3) 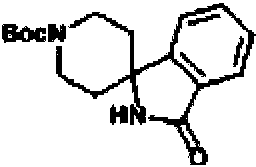
<Etapa 1>
Primero, se disolvió 1-terc-butiloxicarbonil-4-piperidon metoxibencilamina (0,075 ml) y ortotitanato de tetraisopr calentándose. La solución de reacción se enfrió con (154,5 mg) y trietilamina (0,081 ml) y la mezcla se agitó añadió una solución acuosa saturada de hidrogenocarbo con cloroformo. La capa orgánica se secó con sulfato
residuo obtenido se purificó por cromatografía en colum obtener N-(1-terc-butiloxicarbonil-1,2,3,6-tetrahidropiridi EM (IEN) m/z: 549 [M+H]+.
<Etapa 2>
La N-(1-terc-butiloxicarbonil-1,2,3,6-tetrahidro piridin-4-il en acetonitrilo, después se le añadieron dicloruro de (290,1 mg) y la mezcla se agitó con irradiación con mi solución de reacción, seguido de la extracción con clor anhidro y se concentró a presión reducida, y el residuo de sílice (acetato de etilo/n-hexano = 20/80) para obte espiro[isoindolin-1,4'-piridina]-3-ona (383,3 mg).
EM (IEN) m/z: 421 [M+H]+.
<Etapa 3>
La 1'-terc-butiloxicarbonil-2-(4-metoxibencil)-2',3'-dihidr disolvió en ácido trifluoroacético, después se le añadió 70 °C durante 14 horas. Se añadió una solución acuo seguido de la extracción con cloroformo. La capa orgáni presión reducida. El residuo obtenido se disolvió en clor (290,0 mg) y ácido acético (0,156 ml) y la mezcla se a solución acuosa de hidrogenocarbonato sódico a la solu capa orgánica se secó con sulfato de magnesio anhidr disolvió en cloroformo, después se le añadió di-carbona ambiente durante 1 hora. La solución de reacción se co cromatografía en columna sobre gel de sílice (ac butiloxicarbonilespiro[isoindolin-1,4'-piperidina]-3-ona (m EM (IEN) m/z: 303 [M+H]+.
<Etapa 4>
La 1'-terc-butiloxicarbonilespiro[isoindolin-1,4'-piperidina añadió un complejo de borano sulfuro de dimetilo (0 calentándose durante 5 horas. Se añadió una solución ac seguido de la extracción con cloroformo. La capa orgáni presión reducida, y el residuo obtenido se purificó por cr hexano = 50/50) para obtener el compuesto del título (5 EM (IEN) m/z: 289 [M+H]+.
6,3 mg) en cloroformo, después se le añadieron 4-(0,715 ml) y la mezcla se agitó durante 14 horas a reflujo después se le añadieron cloruro de 2-yodo benzoílo ionalmente a temperatura ambiente durante 1 hora. Se ódico a la solución de reacción, seguido de la extracción gnesio anhidro y se concentró a presión reducida, y el bre gel de sílice (acetato de etilo/n-hexano = 20/80) para 2 -yodo-N-(4-metoxibencil)benzamida (275,0 mg).
do-N-(4-metoxibencil)benzamida (575,6 mg) se disolvió ifenilfosfina)paladio (II) (73,7 mg) y carbonato potásico das a 170 °C durante 10 minutos. Se añadió agua a la o. La capa orgánica se secó con sulfato de magnesio ido se purificó por cromatografía en columna sobre gel '-terc-butiloxicarbonil-2-(4-metoxibencil)-2',3'-dihidro-1'H-
-espiro[isoindolin-1,4'-piridina]-3-ona (383,3 mg) se trifluorometanosulfónico (0,5 ml) y la mezcla se agitó a hidrogenocarbonato sódico a la solución de reacción, secó con sulfato de magnesio anhidro y se concentró a o, después se le añadieron triacetoxi-borohidruro sódico temperatura ambiente durante 3 horas. Se añadió una e reacción, seguido de la extracción con cloroformo. La e concentró a presión reducida, el residuo obtenido se terc-butilo (0,251 ml) y la mezcla se agitó a temperatura ó a presión reducida. El residuo obtenido se purificó por de etilo/n-hexano = 50/50) para obtener 1'-terc-
na (166,1 mg) se disolvió en tolueno, después se le ml) y la mezcla se agitó a la temperatura de reflujo de hidrogenocarbonato sódico a la solución de reacción, secó con sulfato de magnesio anhidro y se concentró a grafía en columna sobre gel de sílice (acetato de etilo/ng).
(Ejemplo de referencia 43) 1'-benc¡lox¡carbon¡lesp¡ro[¡ndo 3.4'-piper¡d¡na1-2-ona

Primero, se d¡solv¡ó 1-benc¡lox¡carbon¡l-4-form¡lp¡per¡d¡ fen¡lh¡draz¡na (0.475 ml) y ác¡do tr¡fluoroacét¡co (0.923 ml) durante 1 hora. Después de eso. se le añad¡ó ác¡do 3-clor a temperatura amb¡ente durante 1 hora. Se añad¡ó una s soluc¡ón de reacc¡ón. segu¡do de la extracc¡ón con cloro anh¡dro y se concentró a pres¡ón reduc¡da. y el res¡duo o de síl¡ce (acetato de et¡lo/n-hexano = 50/50) para obtener EM (IEN) m/z: 337 [M+H]+.
(Ejemplo de referenc¡a 44) 1'-benc¡lox¡carbon¡l-1-met¡lesp (994.7 mg) en cloroformo. después se le añad¡eron a mezcla se ag¡tó a la temperatura de reflujo calentándose rbenzo¡co (1.6659 g) y la mezcla se agitó ad¡c¡onalmente c¡ón acuosa saturada de h¡drogenocarbonato sód¡co a la mo. La capa orgán¡ca se secó con sulfato de magnes¡o n¡do se pur¡f¡có por cromatografía en columna sobre gel compuesto del título (1.026 g).
¡ndol¡n-3.4'-p¡per¡d¡na1-2-ona

Pr¡mero. se d¡solv¡ó 1'-benc¡lox¡carbon¡lesp¡ro[¡ndol¡n-3.4'-le añad¡eron yodometano (0.294 ml) e h¡druro sód¡co (189 1 hora. Se añad¡ó una soluc¡ón acuosa saturada de clorur con acetato de et¡lo. La capa orgán¡ca se secó con sulfat el res¡duo obten¡do se pur¡f¡có por cromatografía en colu para obtener el compuesto del título (706.8 mg).
EM (IEN) m/z: 351 [M+H]+.
(Ejemplo de referenc¡a 45)
1'-benc¡lox¡carbon¡l-1-(ferc-but¡lox¡carbon¡l)esp¡ro[¡ndol¡n-3
[Producto quim. 43]
er¡d¡na]-2-ona (1060 mg) en tetrah¡drofurano. después se mg) y la mezcla se ag¡tó a temperatura amb¡ente durante e amon¡o a la soluc¡ón de reacc¡ón. segu¡do de extracc¡ón e magnes¡o anh¡dro y se concentró a pres¡ón reduc¡da. y a sobre gel de síl¡ce (acetato de et¡lo/n-hexano = 50/50)
p¡per¡d¡na1-4-carbon¡tr¡lo

<Etapa 1>
Primero, se disolvió carboxilato de 1'-benciloxicarbonil (2064 mg) en tetrahidrofurano, se le añadió tetrahidrobo de reflujo calentándose durante 14 horas. Se añadió una de reacción, seguido de la extracción con cloroformo. La concentró a presión reducida, y el residuo obtenido s (metanol/cloroformo = 50/50) para obtener (1'-benciloxi 4-il)metanol (1,78 g).
EM (IEN) m/z: 453 [M+H]+.
<Etapa 2>
El (1'-benciloxicarbonil-1-(ferc-butiloxicarbonil)espiro[in cloroformo, se le añadió un reactivo de Dess-Martin (34 1 hora. Se añadió una solución acuosa saturada de hidr la extracción con cloroformo. La capa orgánica se sec reducida y el residuo obtenido se disolvió en agua amo agitó durante 14 horas. Se añadió una solución acuosa s de la extracción con cloroformo. La capa orgánica se se reducida, y el residuo obtenido se purificó por cromatogr = 20/80) para obtener el compuesto del título (256,4 mg) EM (IEN) m/z: 448 [M+H]+.
(Ejemplo de referencia 46)
1'-(ferc-butiloxicarbonil)-4-cloro-6-hidroxi-1-metilespironn
[Producto quim. 44
rc-butiloxicarbonil)espiro[indolin-3,4'-piperidina]-4-metilo de litio (280,6 mg) y la mezcla se agitó a la temperatura ción acuosa saturada de cloruro de amonio a la solución orgánica se secó con sulfato de magnesio anhidro y se ficó por cromatografía en columna sobre gel de sílice nil-1-(ferc-butiloxicarbonil)espiro[indolin-3,4'-piperidina]-
,4'-piperidina]-4-il)metanol (307,3 mg) se disolvió en g) y la mezcla se agitó a temperatura ambiente durante ocarbonato sódico a la solución de reacción, seguido de sulfato de magnesio anhidro y se concentró a presión . Después, se le añadió yodo (689,4 mg) y la mezcla se a de tiosulfato sódico a la solución de reacción, seguido n sulfato de magnesio anhidro y se concentró a presión n columna sobre gel de sílice (acetato de etilo/n-hexano
3,4'-p¡peridina1-2-ona
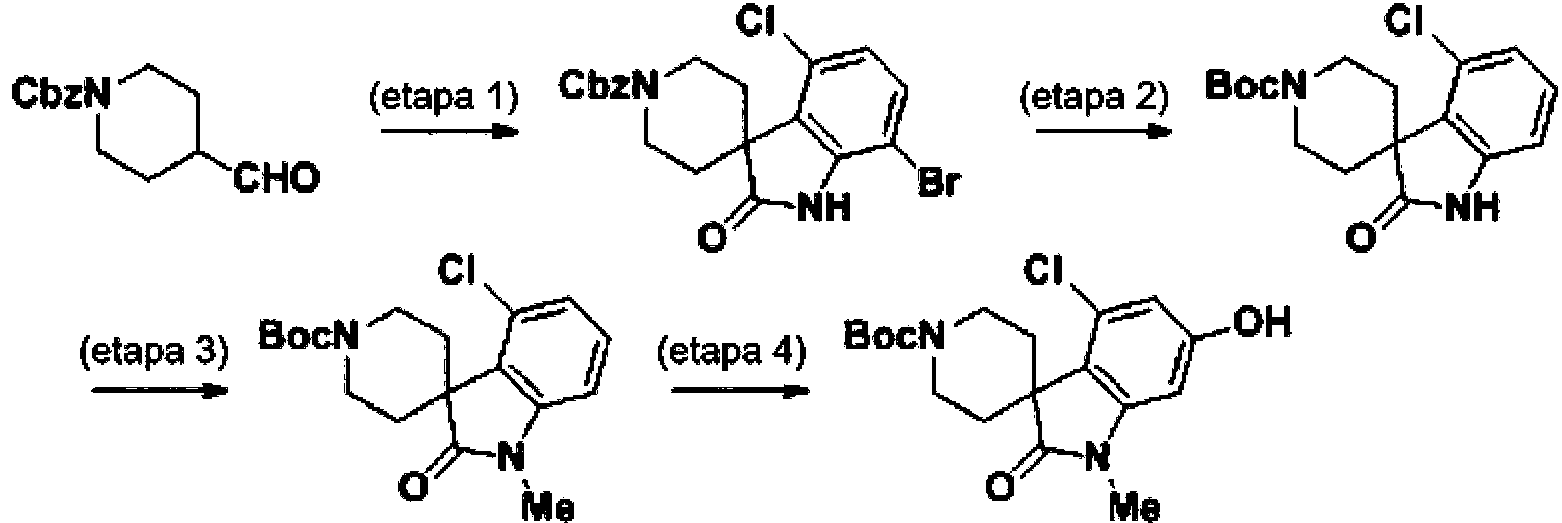
<Etapa 1>
Primero, se disolvió 1-benciloxicarbonil-4-formilpiperidin 5-clorofenilhidrazina (233,7 mg) y ácido trifluoroacético calentándose durante 20 horas. Después de eso, se le agitó adicionalmente a temperatura ambiente durant hidrogenocarbonato sódico a la solución de reacción, s secó con sulfato de magnesio anhidro y se concentr cromatografía en columna sobre gel de sílice (acetato d bromo-4-cloroespiro[¡ndol¡n-3,4'-p¡per¡d¡na]-2-ona (182,2 EM (IEN) m/z: 449 [M+H]+.
<Etapa 2>
La 1'-benciloxicarbonil-7-bromo-4-cloroespiro[indolin-3, añadió paladio al 10 % sobre carbono (595,0 mg) y la
ambiente durante 14 horas. La solución de reacción s reducida y el residuo obtenido se disolvió en metanol. D trietilamina (0,935 ml) y la mezcla se agitó a temperatu ,4 mg) en cloroformo, después se le añadieron 2-bromo-6 ml) y la mezcla se agitó a la temperatura de reflujo ió ácido 3-cloroperbenzoico (364,1 mg) y la mezcla se hora. Se añadió una solución acuosa saturada de o de la extracción con cloroformo. La capa orgánica se resión reducida, y el residuo obtenido se purificó por /n-hexano = 50/50) para obtener 1'-benciloxicarbonil-7-
ridina]-2-ona (2514 mg) se disolvió en metanol, se le se agitó en una atmósfera de hidrógeno a temperatura ó a través de celite, el filtrado se concentró a presión s, se le añadieron di-carbonato-di-ferc-butilo (1,54 ml) y biente durante 1 hora. Se añadió una solución acuosa
saturada de hidrogenocarbonato sódico a la solución de orgánica se secó con sulfato de magnesio anhidro y se c por cromatografía en columna sobre gel de sílice ( butiloxicarbonil)-4-cloroespiro[indolin-3,4'-piperidina]-2-o EM (IEN) m/z: 337 [M+H]+.
<Etapa 3>
La 1'-(terc-butiloxicarbonil)-4-cloroespiro[indolin-3,4'-pipe después se le añadieron yodometano (0,667 ml) e hid ambiente durante 1 hora. Se añadió una solución acuo seguido de extracción con acetato de etilo. La capa orgá a presión reducida, y el residuo obtenido se purificó po etilo/n-hexano = 50/50) para obtener 1'-(terc-butilo (1142 mg).
EM (IEN) m/z: 351 [M+H]+.
<Etapa 4>
La 1'-(terc-butiloxicarbonil)-4-cloro-1-metilespiro[indolin (479,8 mg), bis(1,5-ciclooctadieno)di-p-metoxidiiridio (I disolvieron en tetrahidrofurano y la mezcla se agitó con ir agua a la solución de reacción, seguido de la extracció magnesio anhidro y se concentró a presión reducida, y el se le añadió ácido 3-cloroperbenzoico (582,4 mg) y la añadió una solución acuosa saturada de hidrogenocarbo con cloroformo. La capa orgánica se secó con sulfato d residuo obtenido se purificó por cromatografía en column obtener el compuesto del título (244,0 mg).
EM (IEN) m/z: 367 [M+H]+.
(Ejemplo de referencia 47)
1-(terc-but¡lox¡carbon¡l)-6'-cloro-1'.2'-d¡h¡droesp¡ro[p¡per¡d¡
1-(terc-but¡lox¡carbon¡l)-4'-cloro-1'.2'-d¡h¡droesp¡ro[p¡per¡d¡ ción, seguido de la extracción con cloroformo. La capa ntró a presión reducida, y el residuo obtenido se purificó to de etilo/n-hexano = 50/50) para obtener 1'-(terc-202 mg).
a]-2-ona (1202 mg) se disolvió en N,N-dimetilformamida, sódico (428,4 mg) y la mezcla se agitó a temperatura turada de cloruro de amonio a la solución de reacción, se secó con sulfato de magnesio anhidro y se concentró matografía en columna sobre gel de sílice (acetato de bonil)-4-cloro-1-metilespiro[indolin-3,4'-piperidina]-2-ona
-piperidina]-2-ona (552,4 mg), bispinacolatodiboron 2,2 mg) y 4,4-di-terc-butil-2,2-dipiridilo (42,3 mg) se ción con microondas a 180 °C durante 1 hora. Se añadió n cloroformo. La capa orgánica se secó con sulfato de duo obtenido se disolvió en etanol y agua (4:1), después a se agitó a temperatura ambiente durante 6 horas. Se sódico a la solución de reacción, seguido de la extracción gnesio anhidro y se concentró a presión reducida, y el bre gel de sílice (acetato de etilo/n-hexano = 50/50) para
'-p¡rrolo[3.2-b1p¡r¡d¡na1 y
'-p¡rrolo[2.3-c1p¡r¡d¡na1

<Etapa 1>
Primero, se disolvieron 1-(terc-butiloxicarbonil)-4-cianop en tolueno (2,87 ml) y la mezcla se enfrió a 0 °C. Se añ bis(trimetilsilil)amida potásica a la mezcla anterior y desp y se agitó durante 2,5 horas. La solución de reacción se (3 ml) y la capa orgánica se separó, seguido de extracci totalidad se lavó con agua y salmuera saturada en secue se concentró y el residuo obtenido se purificó por cromato = 5/95 a 40/60) para obtener una mezcla (280,7 mg cianopiperidina y 1-(terc-butiloxicarbonil)-4-(5-cloro-2-flu dina (301,9 mg) y 5-cloro-2,3-difluoropiridina (0,298 ml) gota a gota una solución 0,5 M de tolueno (2,87 ml) de la mezcla resultante se calentó a temperatura ambiente en un tubo de prueba que contenía ácido clorhídrico 1 M n acetato de etilo. La capa orgánica así recogida en su se secó con sulfato sódico y después se filtró. El filtrado a en columna sobre gel de sílice (acetato de etilo/hexano 1-(terc-butiloxicarbonil)-4-(5-cloro-3-fluoropiridin-2-il)-4-ridin-3-il)-4-cianopiperidina. EM (IEN) m/z: 340 [M+H]+.
<Etapa 2>
Después, se añadieron hidruro de litio y tri-ferc-butoxial una solución de 1,4-dioxano (3,852 ml) de la mezcla (2 il)-4-cianopiperidina y 1-(ferc-butiloxicarbonil)-4-(5-cloro dividida en tres recipientes de reacción y se calentó usa solución de reacción se enfrió a 0 °C, se añadió lenta hidróxido sódico (12 ml), seguido de filtración con celite Después del disolvente orgánico en el filtrado se retiró extracción con acetato de etilo, lavándose con agua de El residuo obtenido concentrándose el filtrado se purific de etilo/hexano = 50/50) para obtener los compuestos d
1-(ferc-but¡lox¡carbon¡l)-6'-cloro-1'.2'-d¡h¡droesp¡ro[p¡per¡d
RMN 1H (400 MHz, CDCla) 8: 1,47 (s, 9H), 1,57-1,68 (m (s a,1H), 3,98-4,15 (m, 2H), 6,78 (d, J = 2,0 Hz, 1H), 7,8 EM (IEN) m/z: 324 [M+H]+.
1-(ferc-butiloxicarbonil)-4'-cloro-1',2'-dihidroespiro[piperid
EM (IEN) m/z: 324 [M+H]+.
(Ejemplo de referencia 48) triclorhidrato de 1'.2'-d¡h¡droe io y una solución 1,0 M de tetrahidrofurano (3,742 ml) a g) de 1-(ferc-butiloxicarbonil)-4-(5-cloro-3-fluoropiridin-2-oropiridin-3-il)-4-cianopiperidina, y la mezcla se colocó microondas a 130 °C durante 20 minutos. Después de la , gota a gota a la misma una solución acuosa 0,5 M de ntras se lavaba con agua desionizada y acetato de etilo.
vaporación a presión reducida, el residuo se sometió a ada, secándose con sulfato sódico y después, filtración. r cromatografía de capa fina sobre gel de sílice (acetato lo (79,5 mg and 24,1 mg), respectivamente.
3'-p¡rrolo[3.2-b1pir¡d¡na1
, 1,90-2,02 (m, 2H), 2,96-3,13 (m, 2H), 3,55 (s, 2H), 3,82 J = 2,1 Hz, 1H).
'-pirrolo[2,3-c1piridina1
[p¡per¡d¡n-4.3'-p¡rrolo[3.2-b1p¡r¡d¡na1

<Etapa 1>
Primero, se disolvieron la 1-(ferc-butiloxicarbonil) (37,8 mg) y trietilamina (0,020 ml) en metanol (1,2 ml), s Pd/C (7,9 mg), se llevó a cabo una purga con gas hidr durante una noche. El catalizador se eliminó mediante fil se purificó por cromatografía de capa fina sobre gel de butiloxicarbonil)-1',2'-dihidroespiro[piperidin-4,3'-pirrolo[3 RMN 1H (400 MHz, CDCla) 8: 1,47 (s, 9H), 1,61-1,71 (m (s a, 1H) 4,07 (s a, 2H), 6,81-6,86 (m, 1H), 6,88-6,94 (m EM (IEN) m/z: 290 [M+H]+.
<Etapa 2>
La 1-feí^c-butiloxicarbonil-1',2'-dihidroespiro[piperidin-4 (0,314 ml), se le añadió una solución 4 M de clorhidrat durante 8 horas. El disolvente se retiró por evaporación EM (IEN) m/z: 190 [M+H]+.
(Ejemplo de referencia 49)
1-ferc-butiloxicarbonil-6-(4-morfolinometiloxazol-2-il)espi oro-1',2'-dihidroespiro[piperidin-4,3'-pirrolo[3,2-b]piridina1 o de purgado con argón. Después de añadirse a la misma o y después la mezcla se agitó a temperatura ambiente n Millipore, el filtrado se concentró, y el residuo obtenido (acetato de etilo/hexano = 50/50) para obtener 1-(fercpiridina1 (12,4 mg).
, 1,94-2,07 (m, 2H), 2,97-3,11 (m, 2H), 3,53 (s, 2H), 3,74 , 7,85-7,96 (m, 1H).
rrolo[3,2-b]piridina] (12,4 mg) se disolvió en etanol 1,4-dioxano (0,054 ml) y la mezcla se calentó a 95 °C obtener el compuesto del título (11,8 mg).
dolin-3,4'-piperidina]

<Etapa 1>
Primero, se disolvió 1'-benciloxicarbonil-1-ferc-butiloxic dimetilformamida (5 ml), después se le añadieron bis(pin de paladio (9 mg) y la mezcla se agitó a 90 °C durante 3 de dos veces de extracción con acetato de etilo. La c magnesio anhidro y se concentró a presión reducida.
sobre gel de sílice (acetato de etilo/hexano = 30/70) para tetrametil-1,3,2-dioxaborolan-2-il)espiro[indolin-3,4'-piper 12H),1,50-1,90 (m, 13H), 2,85-3,05 (m, 2H), 3,75-3,95 1H), 7,30-7,50 (m, 6H), 7,90-8,35 (m, 1H).
<Etapa 2>
La The 1'-benciloxicarbonil-1-ferc-butiloxicarbonil-6 piperidina] (109 mg) se disolvió en dioxano (2 ml) y clorooxazol-4-etilo (52 mg), carbonato sódico (41 mg) y 90 °C durante 1 hora. Se añadió salmuera a la solución de etilo. La capa orgánica se lavó con salmuera, se sec reducida. El residuo obtenido se purificó por cromatograf = 5/95) para obtener 1'-benciloxicarbonil-1-ferc-b piperidina] (110 mg).
RMN 1H (400 MHz, CDCb) 8: 1,40 (t, J = 7,2Hz, 3H), 1, 4,35 (m, 2H), 4,42 (c, J = 7,2 Hz, 2H), 5,17 (s, 2H), 7,16 (s, 1H), 8,25-8,60 (m, 1H).
<Etapa 3>
La 1'-benciloxicarbonil-1-ferc-butiloxicarbonil-6-(4-etoxi disolvió en tetrahidrofurano (1 ml), se le añadió borohidru Se añadió agua a la solución de reacción, seguido de d secó con sulfato de magnesio anhidro y se concentró butiloxicarbonil-6-(4-hidroximetiloxazol-2-il)espiro[indolin 1,95 (m, 13H), 2,90-3,05 (m, 2H), 3,85-4,00 (m, 2H), 4,1 1H), 7,30-7,45 (m, 5H), 7,61 (s, 1H), 7,65-7,75 (m, 1H),
<Etapa 4>
La 1'-benciloxicarbonil-1-ferc-butiloxicarbonil-6-(4-hidr disolvió en cloroformo (0,5 ml), después se le añadieron y la mezcla se agitó a temperatura ambiente durante 20 y la mezcla se agitó a 50 °C durante 3 horas. Después dos veces de extracción con cloroformo. La capa orgáni presión reducida, y el residuo obtenido se purifi (metanol/cloroformo = 5/95) para obtener el compuesto RMN 1H (400 MHz, CDCla) 8: 1,50-1,95 (m, 13H), 2,50 il-6-yodoespiro[indolin-3,4'-piperidina] (208 mg) en N,N-ato)diboro (150 mg), acetato potásico (115 mg) y acetato s. Se añadió salmuera a la solución de reacción, seguido orgánica se lavó con salmuera, se secó con sulfato de iduo obtenido se purificó por cromatografía en columna ner 1'-benciloxicarbonil-1-ferc-butiloxicarbonil-6-(4,4,5,5-](138 mg). RMN 1H (400 MHz, CDCb) 8: 1,31 (s, H), 4,15-4,35 (m, 2H), 5,16 (s, 2H), 7,09 (d, J = 7,2 Hz,
,5,5-tetrametil-1,3,2-dioxaborolan-2-il)espiro[indolin-3,4'-(0,5 ml), después se le añadieron carboxilato de 2-quis(trifenilfosfina)paladio (11 mg) y la mezcla se agitó a acción, seguido de dos veces de extracción con acetato n sulfato de magnesio anhidro y se concentró a presión columna sobre gel de sílice (acetato de etilo/cloroformo icarbonil-6-(4-etoxicarboniloxazol-2-il)espiro[indolin-3,4'-
95 (m, 13H), 2,90-3,05 (m, 2H), 3,85-4,00 (m, 2H), 4,10 = 8,0Hz, 1H), 7,30-7,45 (m, 5H), 7,80-7,90 (m, 1H), 8,24
niloxazol-2-il)espiro[indolin-3,4'-piperidina] (18 mg) se litio (4 mg) y la mezcla se agitó a 60 °C durante 2 horas. eces de extracción con cloroformo. La capa orgánica se esión reducida para obtener 1'-benciloxicarbonil-1-fercpiperidina] (14 mg). RMN 1H (400 MHz, CDCb) 8: 1,50 5 (m, 2H), 4,66 (s, 2H), 5,17 (s, 2H), 7,14 (d, J = 7,6Hz, 8,60 (m, 1H).
tiloxazol-2-il)espiro[indolin-3,4'-piperidina] (22 mg) se amina (0,009 ml) y cloruro de metanosulfonilo (0,004 ml) os. Se añadió morfolina (16 mg) a la solución de reacción o, se añadió agua a la solución de reacción, seguido de secó con sulfato de magnesio anhidro y se concentró a or cromatografía en columna sobre gel de sílice tulo (21 mg).
(m, 4H), 2,90-3,05 (m, 2H), 3,52 (s, 2H), 3,70-3,80 (m,
4H), 3,85-4,00 (m, 2H), 4,15-4,40 (m, 2H), 5. 17 (s, 2H), 7 7,80 (m, 1H), 8,10-8,60 (m, 1H).
Los compuestos del Ejemplo de referencia 50 al Ejemplo 3 a 22 se obtuvieron usando los métodos usados en los métodos aplicados así como los métodos conocidos por l (d, J = 8,0 Hz, 1H), 7,30-7,45 (m, 5H), 7,56 (s, 1H), 7,70
referencia 196 presentados a continuación en las Tablas plos de referencia 23 a 49 descritos anteriormente y sus bliografía y sus métodos aplicados.

ni i n


ni i n


ni i n


cont ación


conti ción


_conti ción


ni i n


conti ción

cont ación


n i n


conti ación


conti ción


ni i n

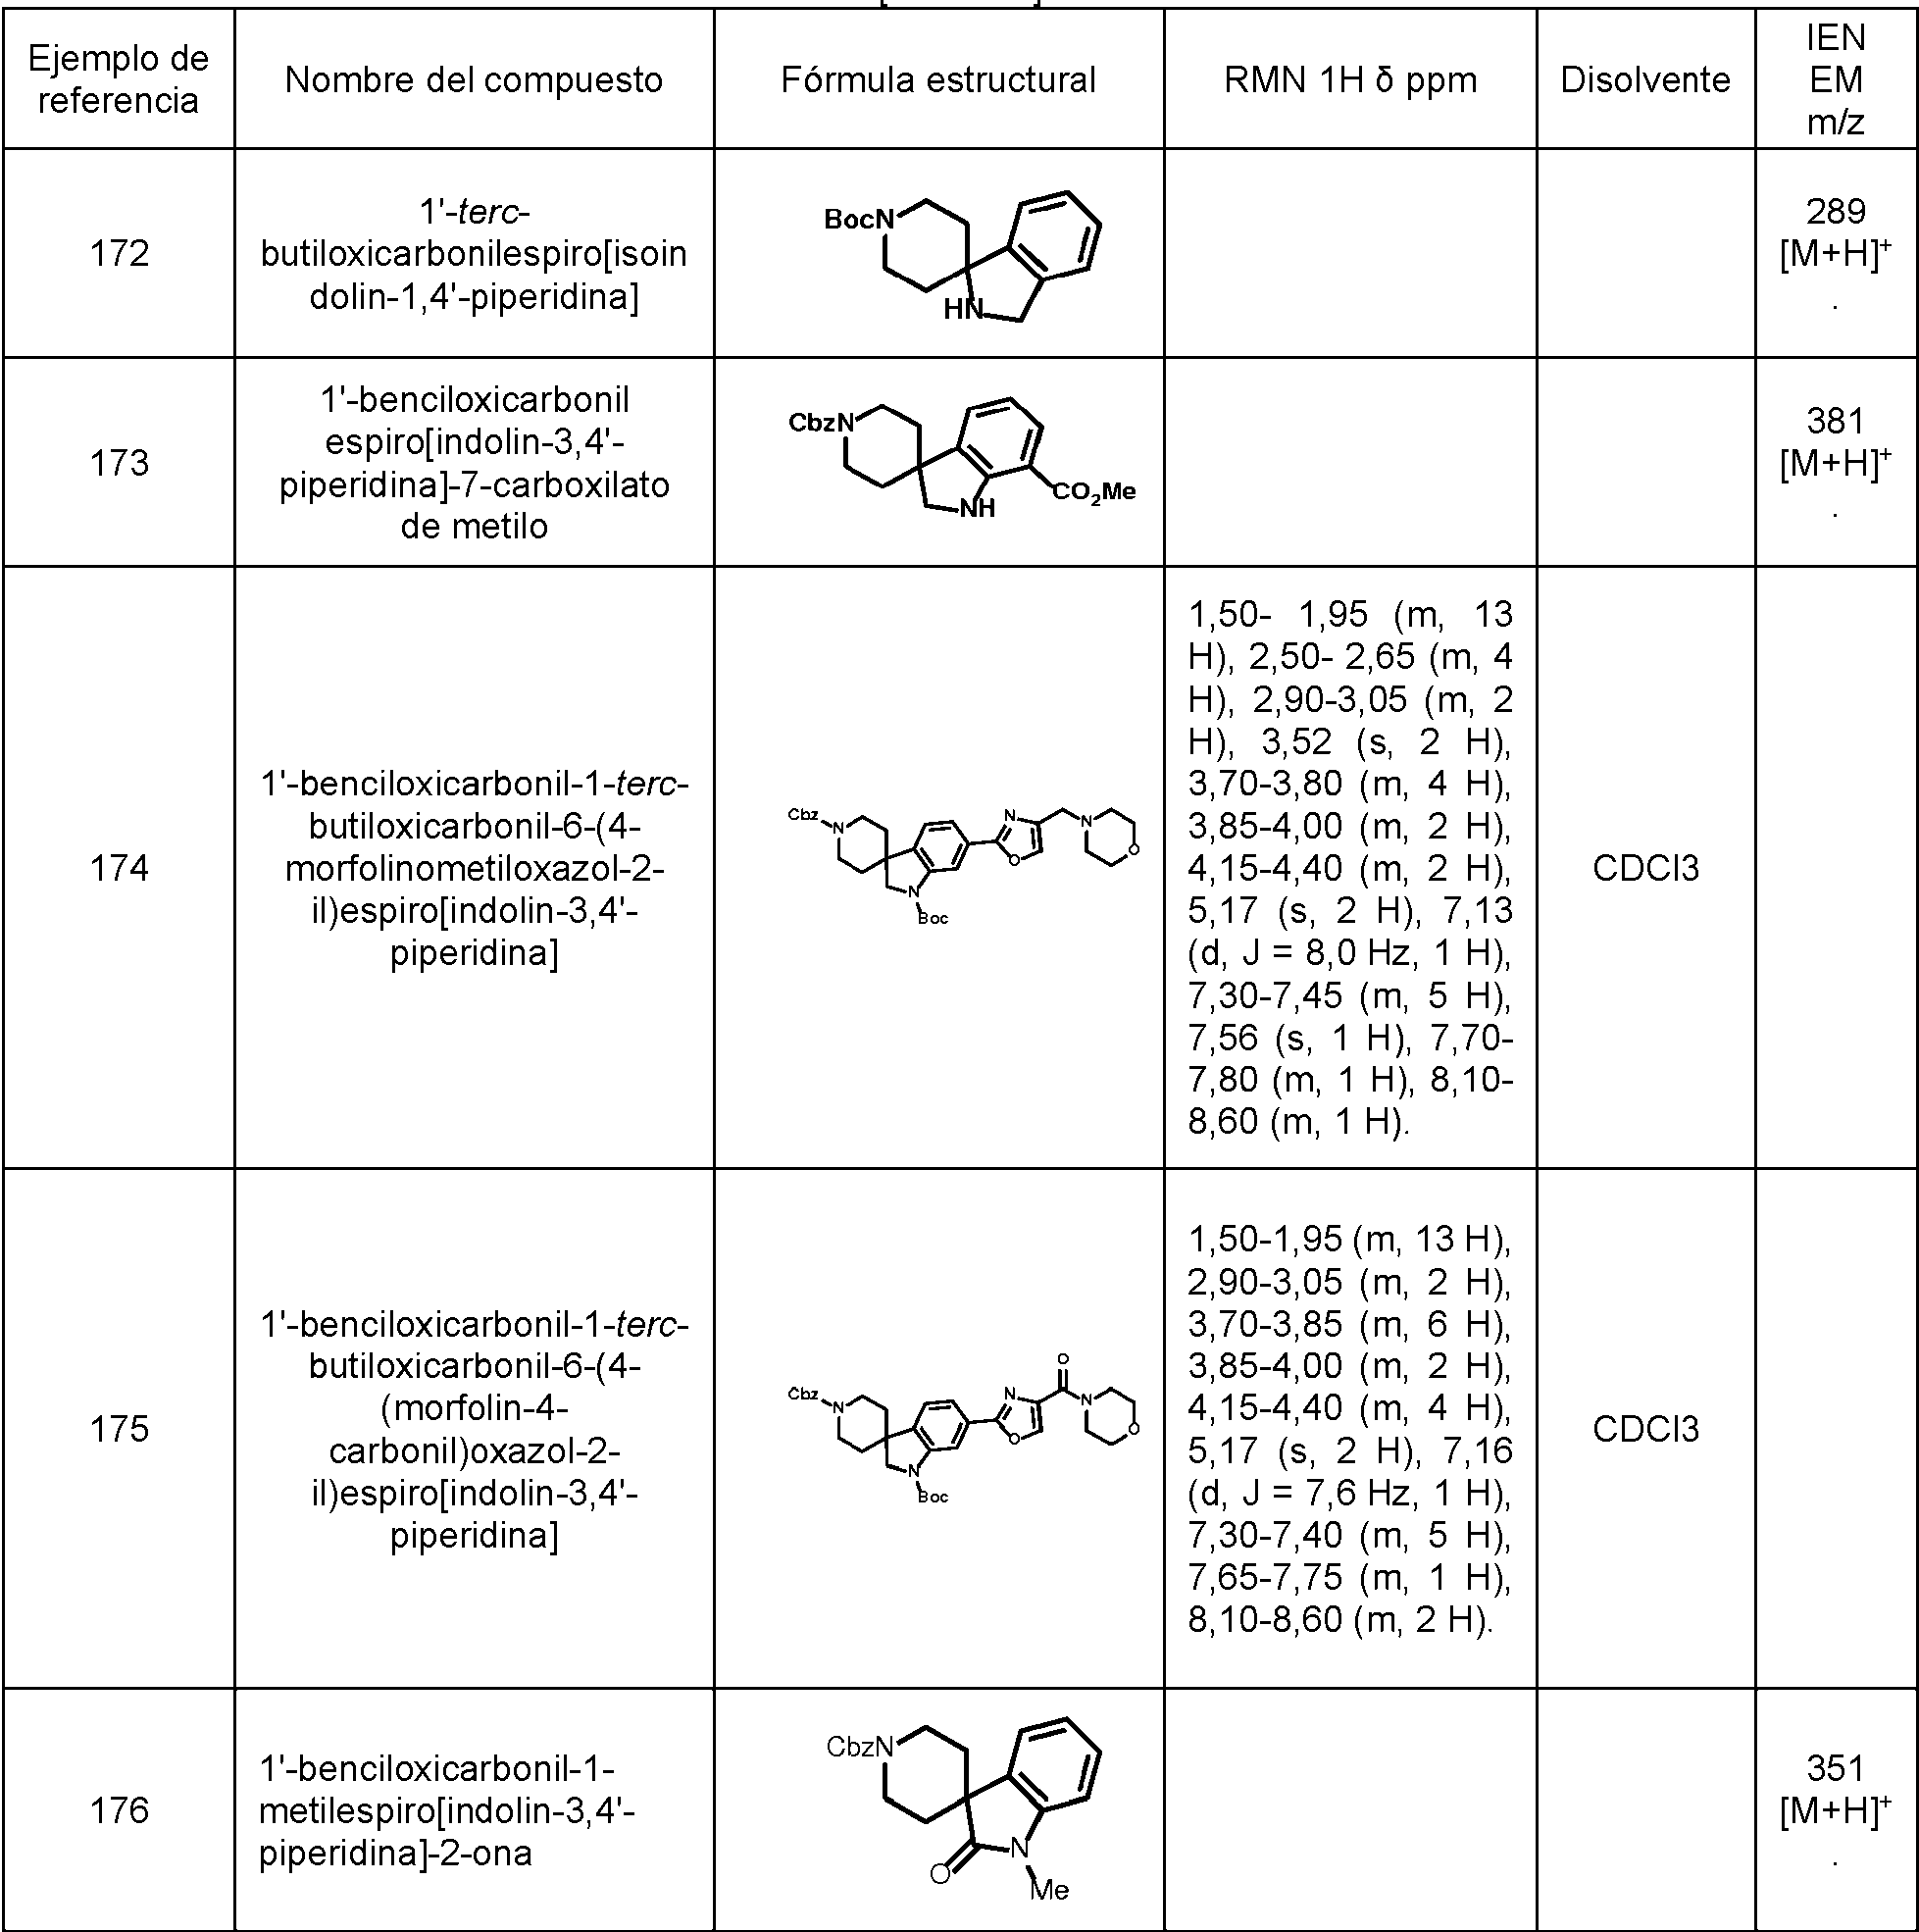
conti ción


conti ción

conti ción
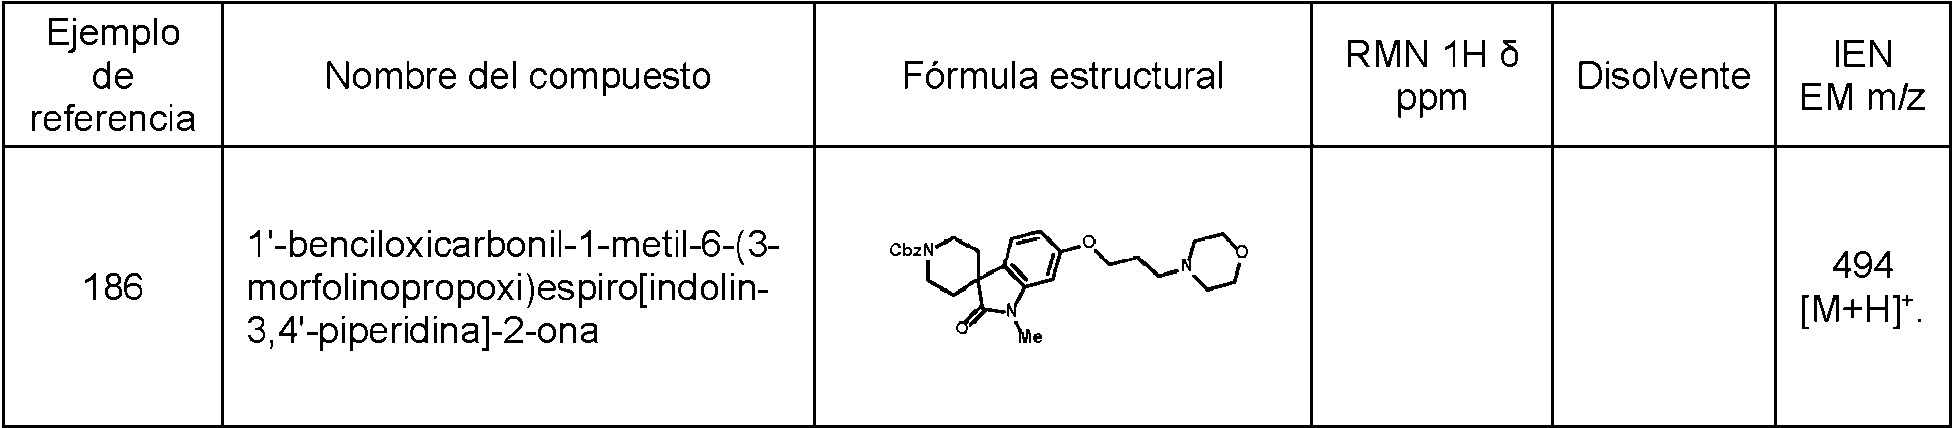

conti ación


conti ción

(Ejemplo de referencia 197)
éster ferc-butílico del ácido 7-(2-(d¡met¡lam¡no)eto carboxílico
4-fluoro-1-metil-2-oxoesp¡ro[¡n doline-3,4'-piperidina]-1'-

Primero, una solución de 8,35 g de fenilmetil éster del ác añadió gota a gota a una solución de (5-fluoro-2-metoxif ambiente y la mezcla se agitó durante 10 minutos. A c (7,75 ml) y la solución de reacción se calentó a 50 °C y horas. La solución de reacción se dejó enfriar a temperatu agua saturada con bicarbonato sódico (120 ml). Después a extracción con cloroformo (60 ml). La capa orgánica a 4-formil-1-piperidinacarboxílico en cloroformo (20 ml) se l)hidrazina (5,27 g) en cloroformo (100 ml) a temperatura inuación, se le añadió gota a gota ácido trifluoroacético agitó para permitir que prosiguiera la reacción durante 2 ambiente y se basificó mediante la adición gota a gota de la capa orgánica se separó, la capa acuosa se sometió ecogida en su totalidad se secó con sulfato de magnesio
anhidro y después se concentró. Se añadieron tetrahid dihidrogenofosfato sódico (12,1 g) al residuo obtenido, (4,58 g) a esta solución y la mezcla se agitó a temperat separó en capas mediante la adición de acetato de adicionalmente a extracción con acetato de etilo (50 ml agua (150 ml), se lavó adicionalmente con salmuera sa anhidro. El disolvente se concentró, y el residuo obtenid (hexano/acetato de etilo = 80/20 a 32/68) para obtener é 3,4'-piperidina]-1'-carboxílico (3,00 g) en forma de un só RMN 1H (270 MHz, CDCla) 8: 1,73-1,91 (m, 2H), 2,08-2, 6,67 (t, J = 9,2Hz, 1H), 6,73 (dd, J = 9,2, 4,0 Hz, 1H), 7, EM (IEN) m/z: 385 [M+H]+.
<Etapa 2>
El éster bencílico del ácido 4-fluoro-7-metoxi-2-oxoespir N,N-dimetilformamida (27 ml). Se añadió poco a poco h enfriamiento con hielo y la mezcla se agitó durante 5 min de agitación durante 1 hora en enfriamiento con hielo.
acuosa al 5 % de cloruro de amonio (60 ml), seguido d orgánica así recogida en su totalidad se lavó con agua (9 (90 ml) y después se secó con sulfato de magnesio anhi por cromatografía sobre gel de sílice (hexano/acetato d 4-fluoro-7-metoxi-1-metil-2-oxoespiro[indolin-3,4'-piperid naranja claro.
RMN 1H (270 MHz, CDCla) 8: 1,64-1,78 (m, 2H), 2,13-2, 5,18 (s, 2H), 6,66 (t, J = 8,9Hz, 1H), 6,79 (dd, J = 9,2, 4, EM (IEN) m/z: 399 [M+H]+.
<Etapa 3>
El éster bencílico del ácido 4-fluoro-7-metoxi-1-metildisolvió en diclorometano (5,5 ml) y la mezcla se enfri tribromuro de boro diclorometano (1 mol/l, 4,17 ml) dura después se agitó durante 17 horas. La solución de rea poco a poco, metanol (5,5 ml). Después de agitar a tem se filtró a través de celite para eliminar las materias no vez concentrado el filtrado, el residuo se disolvió en agu veces). La solución resultante se diluyó con agua, tal qu se le añadió tetrahidrofurano (40 ml) adicionalmente. D 1 N de hidróxido sódico de modo que el pH de la mezcl butilo (477 pl) a la mezcla a temperatura ambiente, y el solución acuosa 1 N de hidróxido sódico. Después de con acetato de etilo (40 ml y 20 ml). La capa orgánica as se lavó adicionalmente con salmuera saturada (60 ml disolvente se concentró y el residuo obtenido se purificó = 80/20 a 50/50) para obtener éster ferc-butílico del ácido 1'-carboxílico (297 mg) en forma de un sólido de color a
<Etapa 4>
El éster ferc-butílico del ácido 4-fluoro-7-hidroxi-1-metil puso en un recipiente de reacción de microondas y se d 2-(dimetilamino)etanol (28,7 pl) y azodicarboxilato de d añadió trifenilfosfina (74,9 mg). La mezcla se calentó a Después de eso, el recipiente se colocó en un aparat transcurriera a 100 °C durante 1 hora. Después de ter purificó por cromatografía en columna sobre gel de compuesto del título (55,5 mg) en forma de un sólido de 1,75 (m, 2H), 2,10-2,26 (m, 2H), 2,33 (s, 6H), 2,73 (t, J 2H), 4,07 (t, J = 5,9 Hz, 2H), 6,64 (t, J = 9,2Hz, 1H), 6,7 EM (IEN) m/z: 422 [M+H]+.
(Ejemplo de referencia 198)
diclorhidrato de 5-(4-(ferc-but¡l)p¡perazin-1-¡l)-7-fluoro-3 ano (100 ml), agua (40 ml), 2-metil-2-buteno (17,9 ml) y ido de agitación. Se añadió poco a poco clorito sódico mbiente durante 90 minutos. La solución de reacción se (100 ml) y agua (100 ml) y la capa acuosa se sometió capa orgánica así recogida en su totalidad se lavó con a (150 ml) y después se secó con sulfato de magnesio purificó por cromatografía en columna sobre gel de sílice bencílico del ácido 4-fluoro-7-metoxi-2-oxoespiro[indolinde color naranja oscuro.
, 2H), 3,66-3,90 (m, 5H), 3,90-4,17 (m, 2H), 5,19 (s, 2H), 41 (m, 5H), 7,57 (s a,1H).
olin-3,4'-piperidina]-1'-carboxílico (2,68 g) se disolvió en o sódico (60 %, disperso en parafina líquida, 418 mg) en Después, se le añadió yoduro de metilo (868 pl), seguido acción se terminó añadiendo poco a poco, una solución extracción con acetato de etilo (60 ml y 30 ml). La capa x 2 veces), se lavó adicionalmente con salmuera saturada l disolvente se concentró y el residuo obtenido se purificó o = 90/10 a 55/45) para obtener éster bencílico del ácido 1'-carboxílico (2,30 g) en forma de un sólido de color
, 2H), 3,44 (s, 3H), 3,74-3,90 (m, 5H), 3,95-4,14 (m, 2H), , 1H), 7,28-7,41 (m, 5H).
espiro[indolin-3,4'-piperidina]-1'-carboxílico (552 mg) se 78 °C. Después de añadir gota a gota una solución de minutos, la mezcla se calentó a temperatura ambiente y se enfrió con hielo y la reacción se terminó añadiendo ura ambiente durante 20 minutos, la solución de reacción eltas, seguido de lavado con metanol y cloroformo. Una ml), seguido de lavado con éter diisopropílico (10 ml x 2 antidad total de la capa acuosa fuera de 40 ml, y después és de eso, se le añadió gota a gota una solución acuosa ultante se ajustó a 8,0. Se añadió dicarbonato de di-fercde la mezcla se ajustó a 8,0 mediante la adición de una r durante 30 minutos, la mezcla se sometió a extracción ogida en su totalidad se lavó con agua (60 ml x 2 veces), después se secó con sulfato de magnesio anhidro. El cromatografía sobre gel de sílice (hexano/acetato de etilo oro-7-hidroxi-1-metil-2-oxoespiro[indolin-3,4'-piperidina]-lo claro. EM (IEN) m/z: 351 [M+H]+.
xoespiro[indolin-3,4'-piperidina]-1'-carboxílico (50 mg) se ió en in tetrahidrofurano (1 ml). Después, se le añadieron -butilo (65,7 mg). La mezcla se enfrió con hielo y se le eratura ambiente y después se agitó durante 5 minutos.
reacción de microondas para permitir que la reacción r la reacción, el disolvente se concentró y el residuo se (cloroformo/metanol = 100/0 a 92/8) para obtener el r blanco. RMN 1H (270 MHz, CDCb) 8: 1,49 (s, 9H), 1,65 9 Hz, 2H), 3,46 (s, 3H), 3,60-3,81 (m, 2H), 3,83-4,04 (m, , J = 9,2, 4,3 Hz, 1H)
¡ro[¡sobenzo furan-1,4'-p¡perid¡n1-3-ona

<Etapa 1>
Primero, se suspendió 1'-bencil-7-fluoro-5-hidroxidiclorometano (5 ml) y se le añadió piridina (247 |jl). trifluorometanosulfónico anhídrido (308 jl). La mezcla s 40 minutos y el disolvente se concentró. El residuo se di con ácido clorhídrico 0,5 N (10 ml). La mezcla se lavó a y salmuera saturada (10 ml) y después se secó con s residuo obtenido se purificó por cromatografía en colum para obtener trifluorometanosulfonato de 1'-benc (645 mg) en forma de un sólido cristalino de color blanc RMN 1H (270 MHz, CDCla) 8: 1,65-1,79 (m, 2H), 2,42-2, 7,62 (d, J = 1,6Hz, 1H).
EM (IEN) m/z: 460 [M+H]+.
<Etapa 2>
El trifluorometanosulfonato de 1'-bencil-7-fluoro-3-ox (ferc-butil)piperazina (31,0 mg), acetato de paladio ( carbonato de cesio (53,3 mg) se pusieron en un recipien de argón. La mezcla se calentó a 100 °C y después se a temperatura ambiente, y después se purificó por cro etilo = 70/30 a 20/80) para obtener 1'-bencil-5-(4-(f piperidin]-3-ona (37,9 mg) en forma de un compuesto ol RMN 1H (270 MHz, CDCla) 8: 1,11 (s, 9H), 1,65-1,74 (m, 3,18-3,28 (m, 4H), 3,61 (s, 2H), 6,82 (dd, J = 12,5, 2,0 m/z: 452 [M+H]+.
<Etapa 3>
La 1'-bencil-5-(4-(ferc-butil)piperazin-1-il)-7-fluoro-3H-es en tetrahidrofurano (1 ml) y metanol (1 ml), después s paladio al 20 % sobre carbono (que contenía agua vigorosamente en una atmósfera de hidrógeno a temp través de filtración con un filtro de membrana y el filtrad compuesto del título (33,1 mg) en forma de un sólido de EM (IEN) m/z: 362 [M+H]+.
(Ejemplo de referencia 199)
1'-benc¡lox¡carbon¡l-4-fluoro-1-met¡l-6-[2-(met¡lsulfonam¡d piro[isobenzofuran-1,4'-piperidin]-3-ona (500 mg) en solución obtenida se enfrió con hielo y se le añadió ntó a temperatura ambiente y después se agitó durante en acetato de etilo (10 ml) y la mezcla resultante se lavó almente con bicarbonato sódico saturado, agua (10 ml) de magnesio anhidro. El disolvente se concentró y el re gel de sílice (hexano/acetato de etilo = 90/10 a 70/30) oro-3-oxo-3H-espiro[isobenzofuran-1,4'-piperidina]-5-ilo
, 4H), 2,84-3,03 (m, 2H), 3,62 (s, 2H), 7,27-7,42 (m, 6H),
spiro[isobenzofuran-1,4'-piperidina]-5-ilo (50,0 mg), 4-g), (±)-2,2'-bis(difenilfosfino)-1,1'-binaftilo (27,1 mg) y reacción y se le añadió tolueno (1 ml) en una atmósfera durante 7 horas. La solución de reacción se dejó enfriar rafía en columna sobre gel de sílice (hexano/acetato de util)piperazin-1-il)-7-fluoro-3H-espiro[isobenzofuran-1,4'-incoloro.
2,36-2,58 (m, 4H), 2,65-2,76 (m, 4H), 2,81-2,95 (m, 2H), ), 7,10 (d, J = 2,0 Hz, 1H), 7,28-7,41 (m, 5H). EM (IEN)
sobenzofuran-1,4'-piperidin]-3-ona (36,0 mg) se disolvió ñadieron ácido clorhídrico 1 N (200 ml) e hidróxido de oximadamente el 50 %, 7,0 mg) y la mezcla se agitó a ambiente durante 16 horas. El catalizador se retiró a vó con metanol. El filtrado se concentró para obtener el rosa claro.
xoetox¡1esp¡ro[¡ndol¡n-3,4'-p¡per¡d¡na1-2(1H)-ona

Primero, se disolvió 1-terc-butiloxicarbonil-4-fluoro-6-m en cloruro de metileno (4,3 ml) y la mezcla se enfrió en u de metileno (4,3 ml) de tribromuro de boro 1 M a la temperatura ambiente durante 3 horas. La mezcla de descompusiera el exceso de tribromuro de boro median una solución acuosa 5 M de hidróxido sódico (3,2 ml Después, la mezcla se agitó durante un total de 4 hora (2,79 ml) en tres porciones cada aproximadamente 1 h con agua y salmuera saturada en secuencia y se secó presión reducida. El residuo obtenido se disolvió en met sódico (2 ml) y la mezcla se agitó a temperatura ambi presión reducida para retirar la mayoría del metanol. P lavó con éter dietílico. La capa acuosa se aciduló media de extracción con acetato de etilo. La capa orgánica se magnesio anhidro, y el disolvente se concentró a presió 1-metilespiro[indolin-3,4'-piperidina]-2(1H)-ona (146 mg)
A continuación, se disolvió el producto en bruto obte añadieron carbonato potásico (30 mg) y acetato de b temperatura ambiente durante 30 minutos. La mezcla d éter dietílico. La capa orgánica se secó con sulfato d presión reducida para obtener 1-benciloxicarb piperidina]-2(1H)-ona (44 mg) en forma de un producto
Posteriormente, se disolvió el producto en bruto obte metanol (0,25 ml), y se le añadió una solución acuos temperatura ambiente durante 1 hora. Después, se añ seguido de extracción con acetato de etilo. La capa org se concentró a presión reducida. El residuo obtenido se metanosulfonamida (11 mg), 4-dimetilaminopiridina etilcarbodiimida (28 mg) en secuencia, y la mezcla obt mezcla de reacción se diluyó con cloruro de metileno (2 sulfato de magnesio anhidro. Después, el disolvente se por cromatografía en columna sobre gel de sílice (acet título (48 mg). RMN 1H (400 MHz, CDCla) 8: 1,73 (d a, 3H), 3,69-3,88 (m a, 2H), 3,89-4,09 (m a, 2H), 4,57 (s a (s a,1 H)+ EM (IEN) m/z: 520 [M+H]+.
Los compuestos del Ejemplo de referencia 200 al Ejemp 23 a 36 se obtuvieron usando los métodos usados en lo 197 a 199 descritos anteriormente y sus métodos aplica métodos aplicados.
-metilespiro[indolin-3,4'-piperidina]-2(1H)-ona (157 mg) o de hielo. Se añadió gota a gota una solución de cloruro a, y el baño de hielo se retiró. La mezcla se agitó a ión se enfrió en el baño de hielo. Después de que se adición de metanol según fuera apropiado, se le añadió mezcla obtenida se calentó a temperatura ambiente. tras que se añadía a la misma cloroformiato de bencilo mezcla de reacción se diluyó con éter dietílico, se lavó lfato de magnesio anhidro. El disolvente se concentró a 4 ml), se le añadió una solución acuosa 5 M de hidróxido durante 1 hora. La mezcla de reacción se concentró a ormente, se le añadió agua (4 ml) y la capa acuosa se rhídrico concentrado en enfriamiento con hielo, seguido on salmuera saturada y después se secó con sulfato de cida para obtener 1'-benciloxicarbonil-4-fluoro-6-hidroxirma de un producto en bruto.
(44 mg) en N,N-dimetilformamida (1,1 ml), después se etilo (0,014 ml) en secuencia, y la mezcla se agitó a cción se diluyó con agua y se sometió a extracción con nesio anhidro, y después el disolvente se concentró a fluoro-6-(2-metoxi-2-oxoetoxi)-1-metilespiro[indolin-3,4-to.
n un disolvente mezcla de tetrahidrofurano (0,5 ml) y de hidróxido sódico (0,25 ml), seguido de agitación a ácido clorhídrico 5 M (0,3 ml) a la mezcla de reacción, se secó con sulfato de magnesio anhidro, y el disolvente ió en cloruro de metileno (1,5 ml), después se añadieron 3 mg) y clorhidrato de 1-(3-dimetilaminopropil)-3-se agitó a temperatura ambiente durante 20 horas. La se lavó con ácido clorhídrico 1 M y después se secó con entró a presión reducida. El residuo obtenido se purificó e etilo/metanol = 90/10) para obtener el compuesto del 3,0 Hz, 2H), 2,05-2,20 (m a, 2H), 3,16 (s, 3H), 3,35(s a, 5,18 (s, 2H), 6,19-6,39 (m, 2H), 7,28-7,43 (m, 5H), 8,93
referencia 289 presentados a continuación en las Tablas plos de referencia 23 a 49 o los Ejemplos de referencia sí como los métodos conocidos por la bibliografía y sus


conti ción


ni i n


ni i n

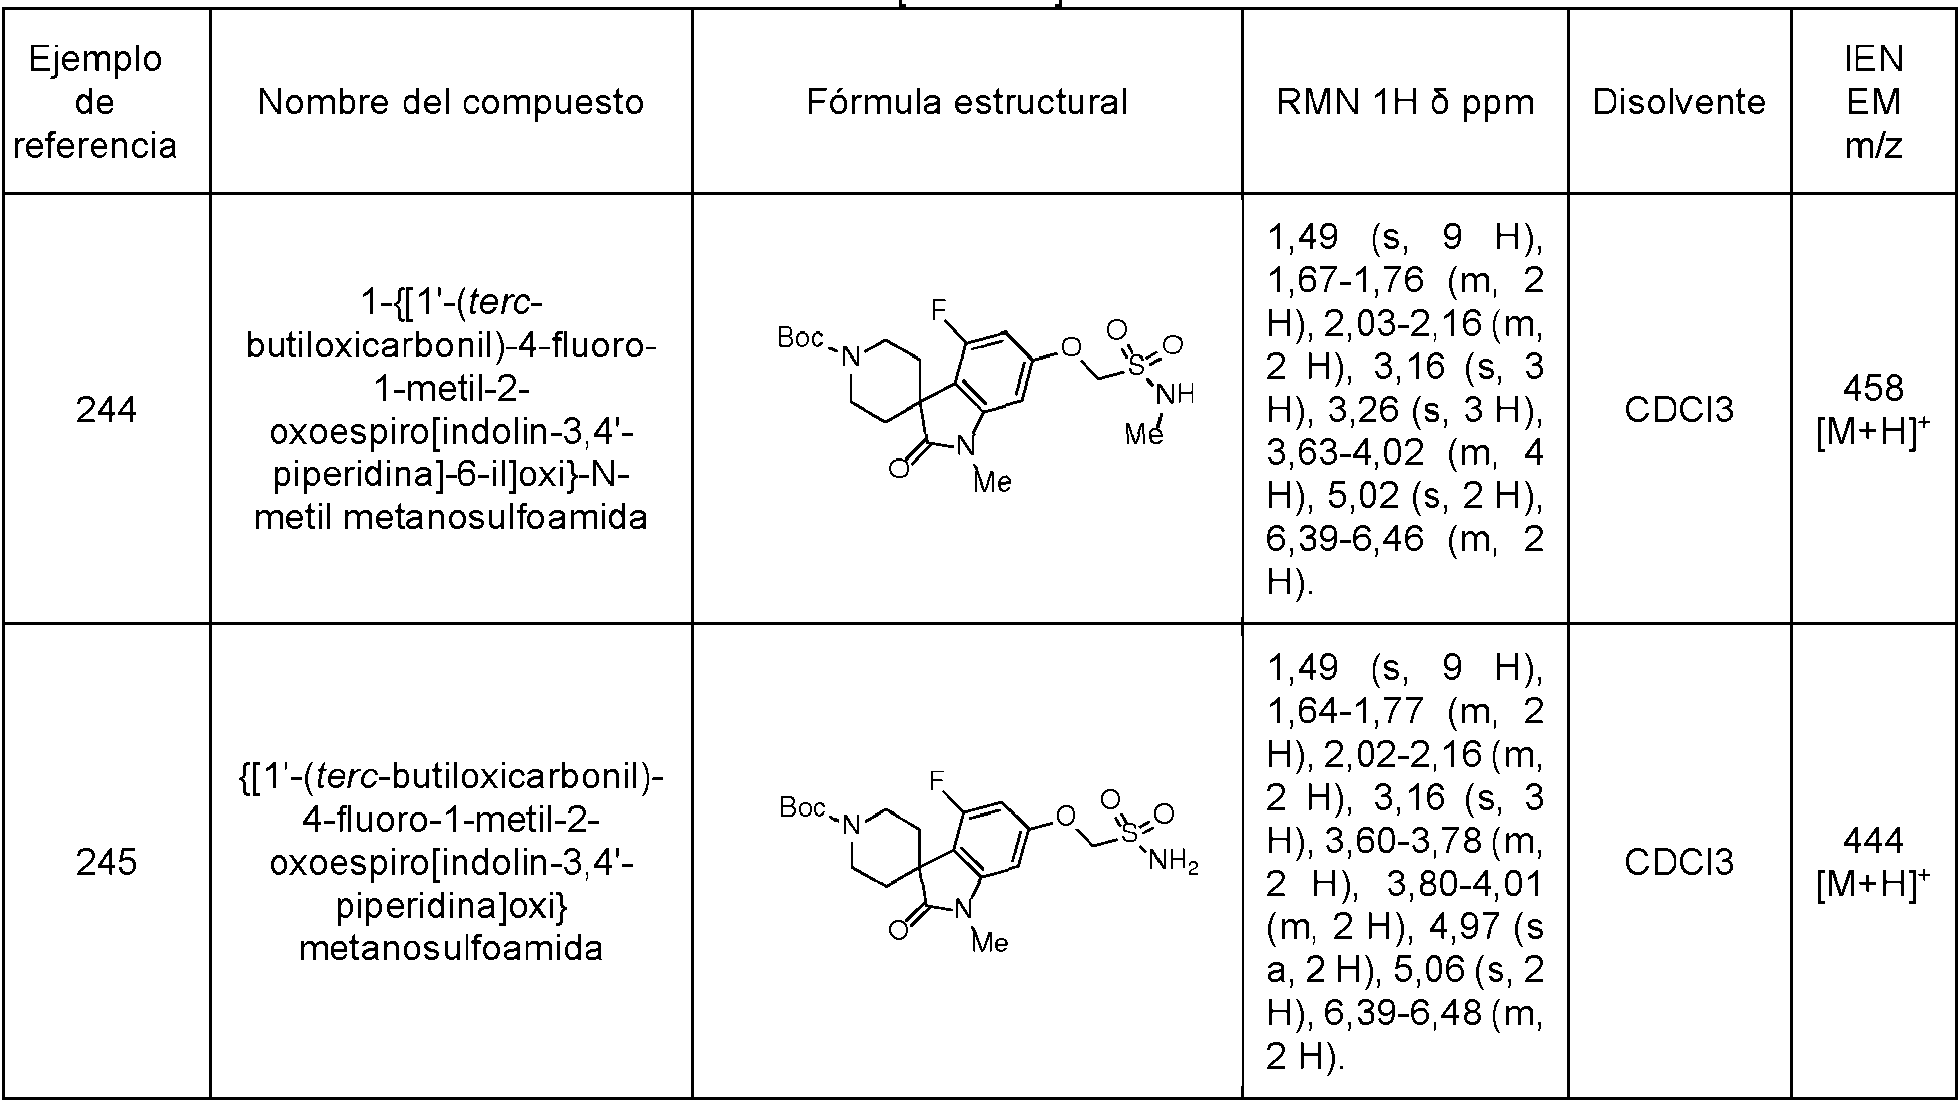
ni i n


ni i n

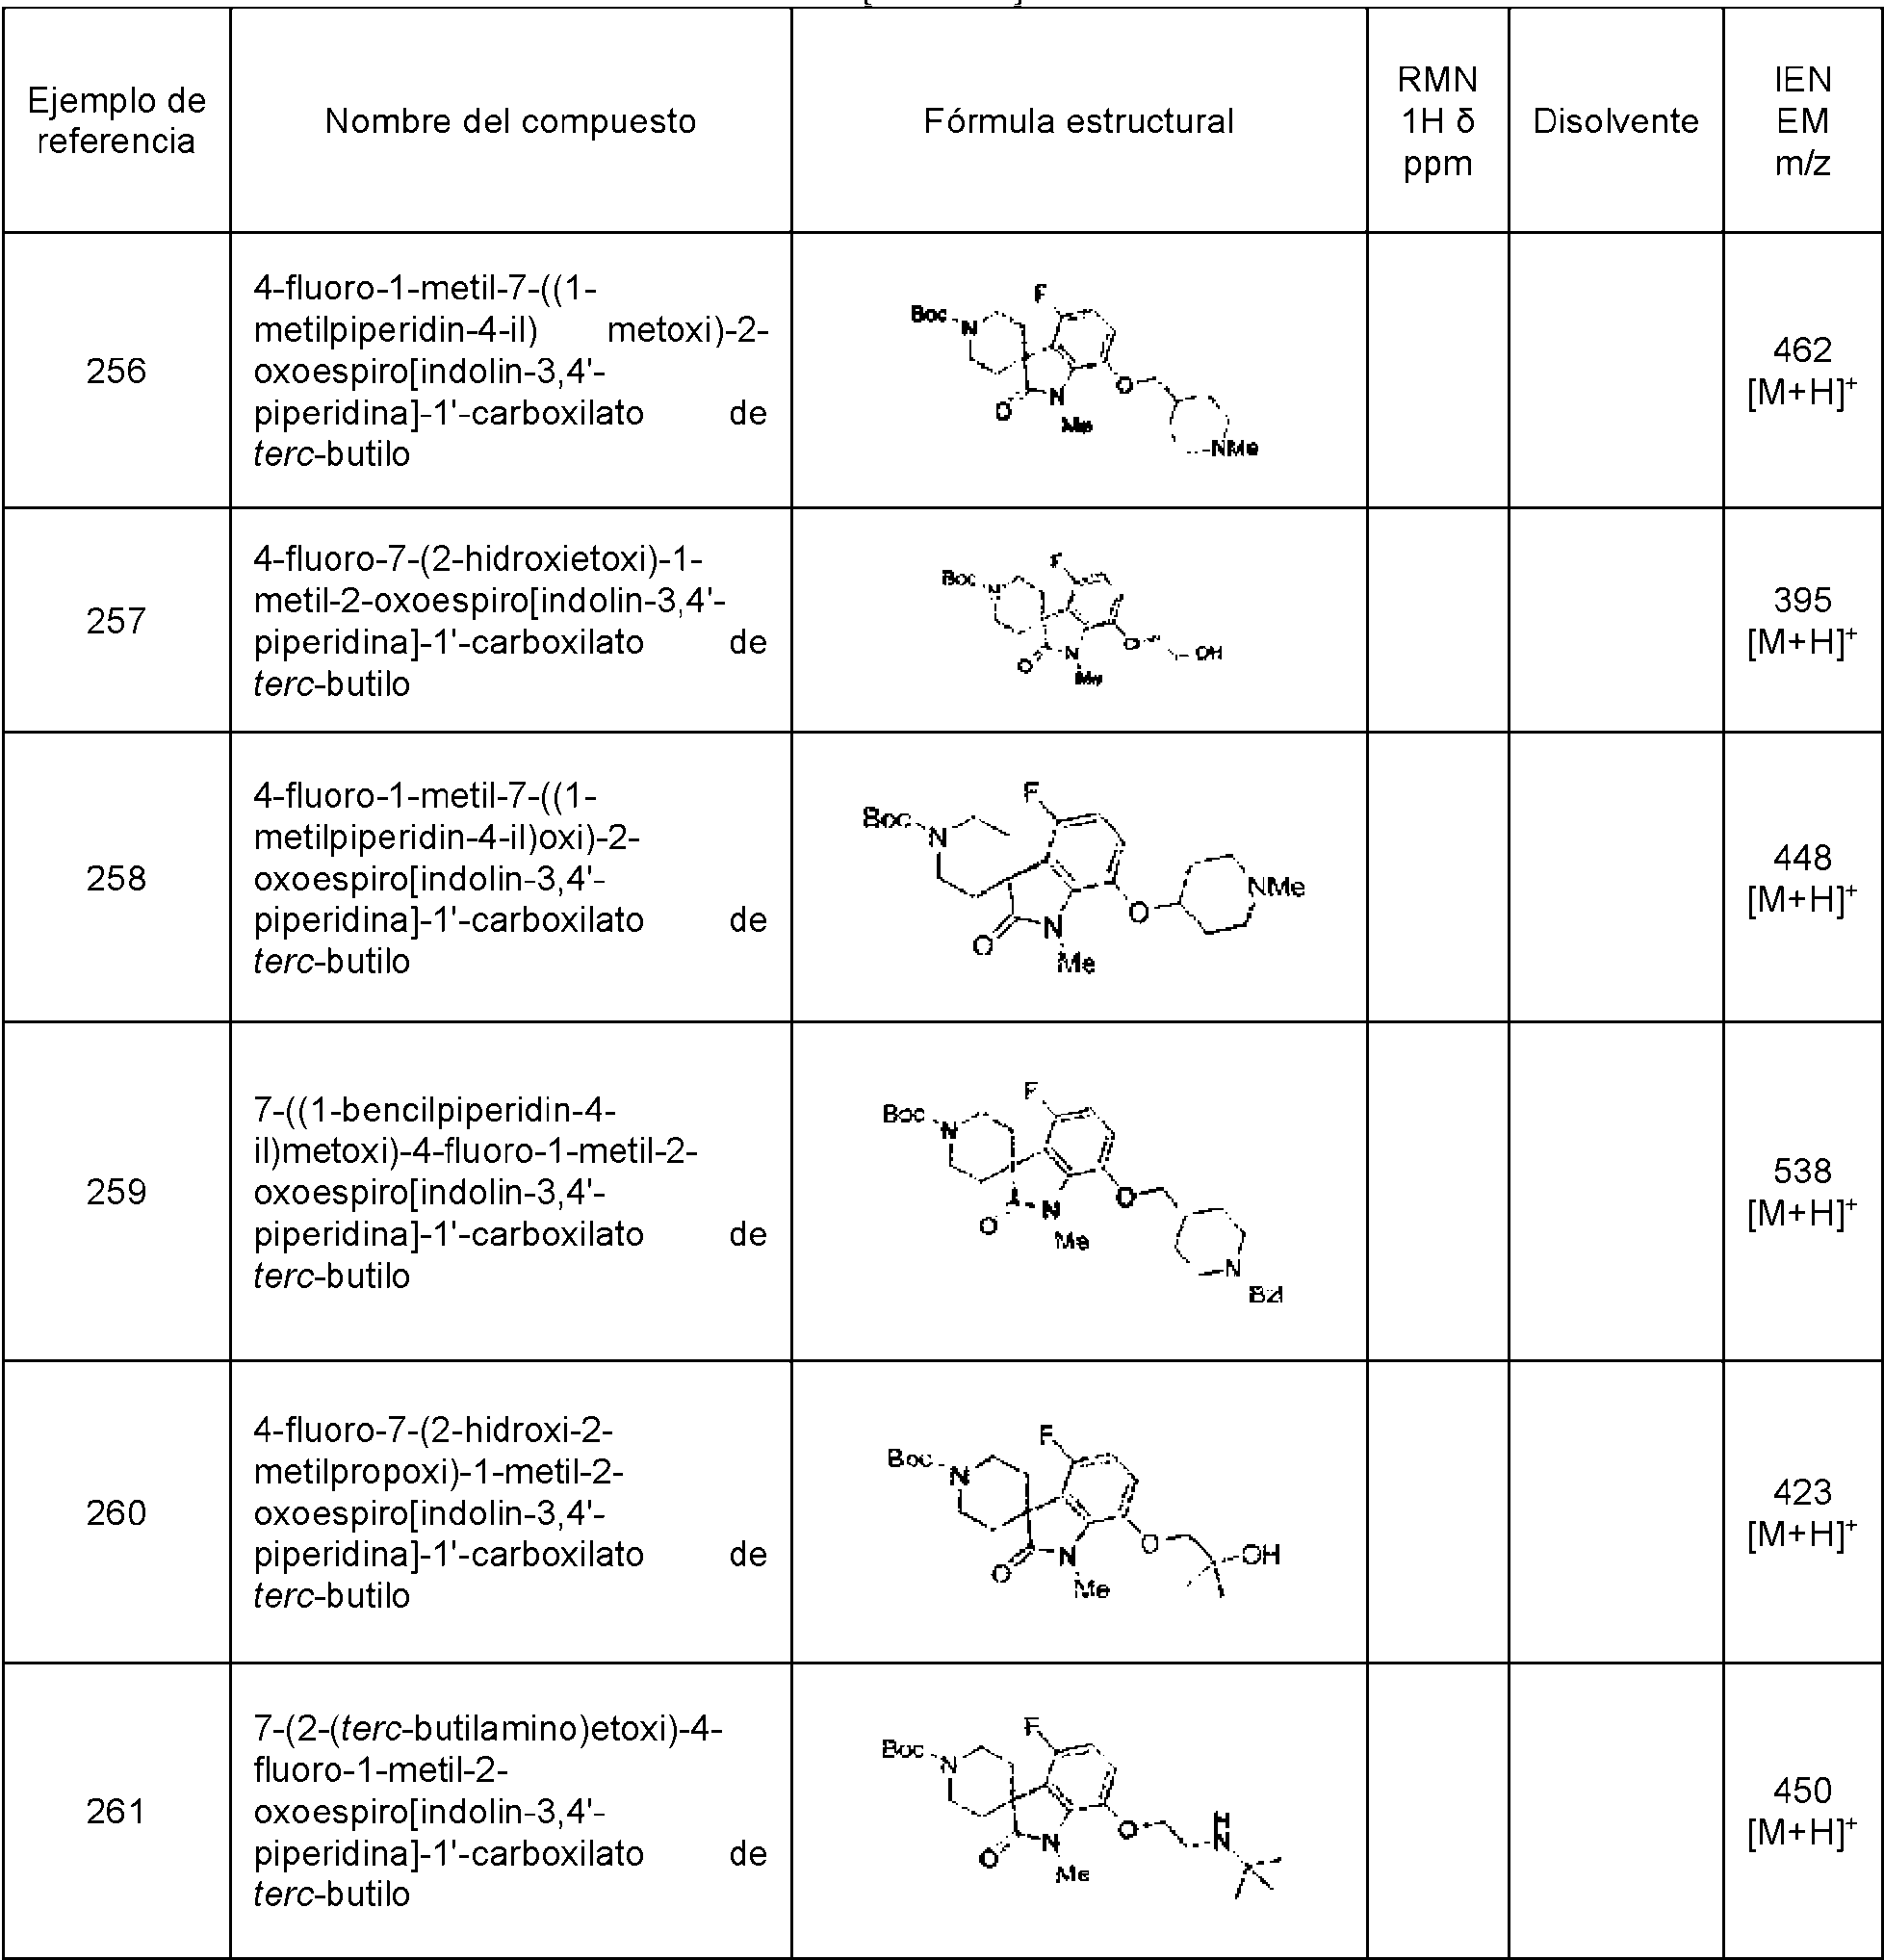
conti ción

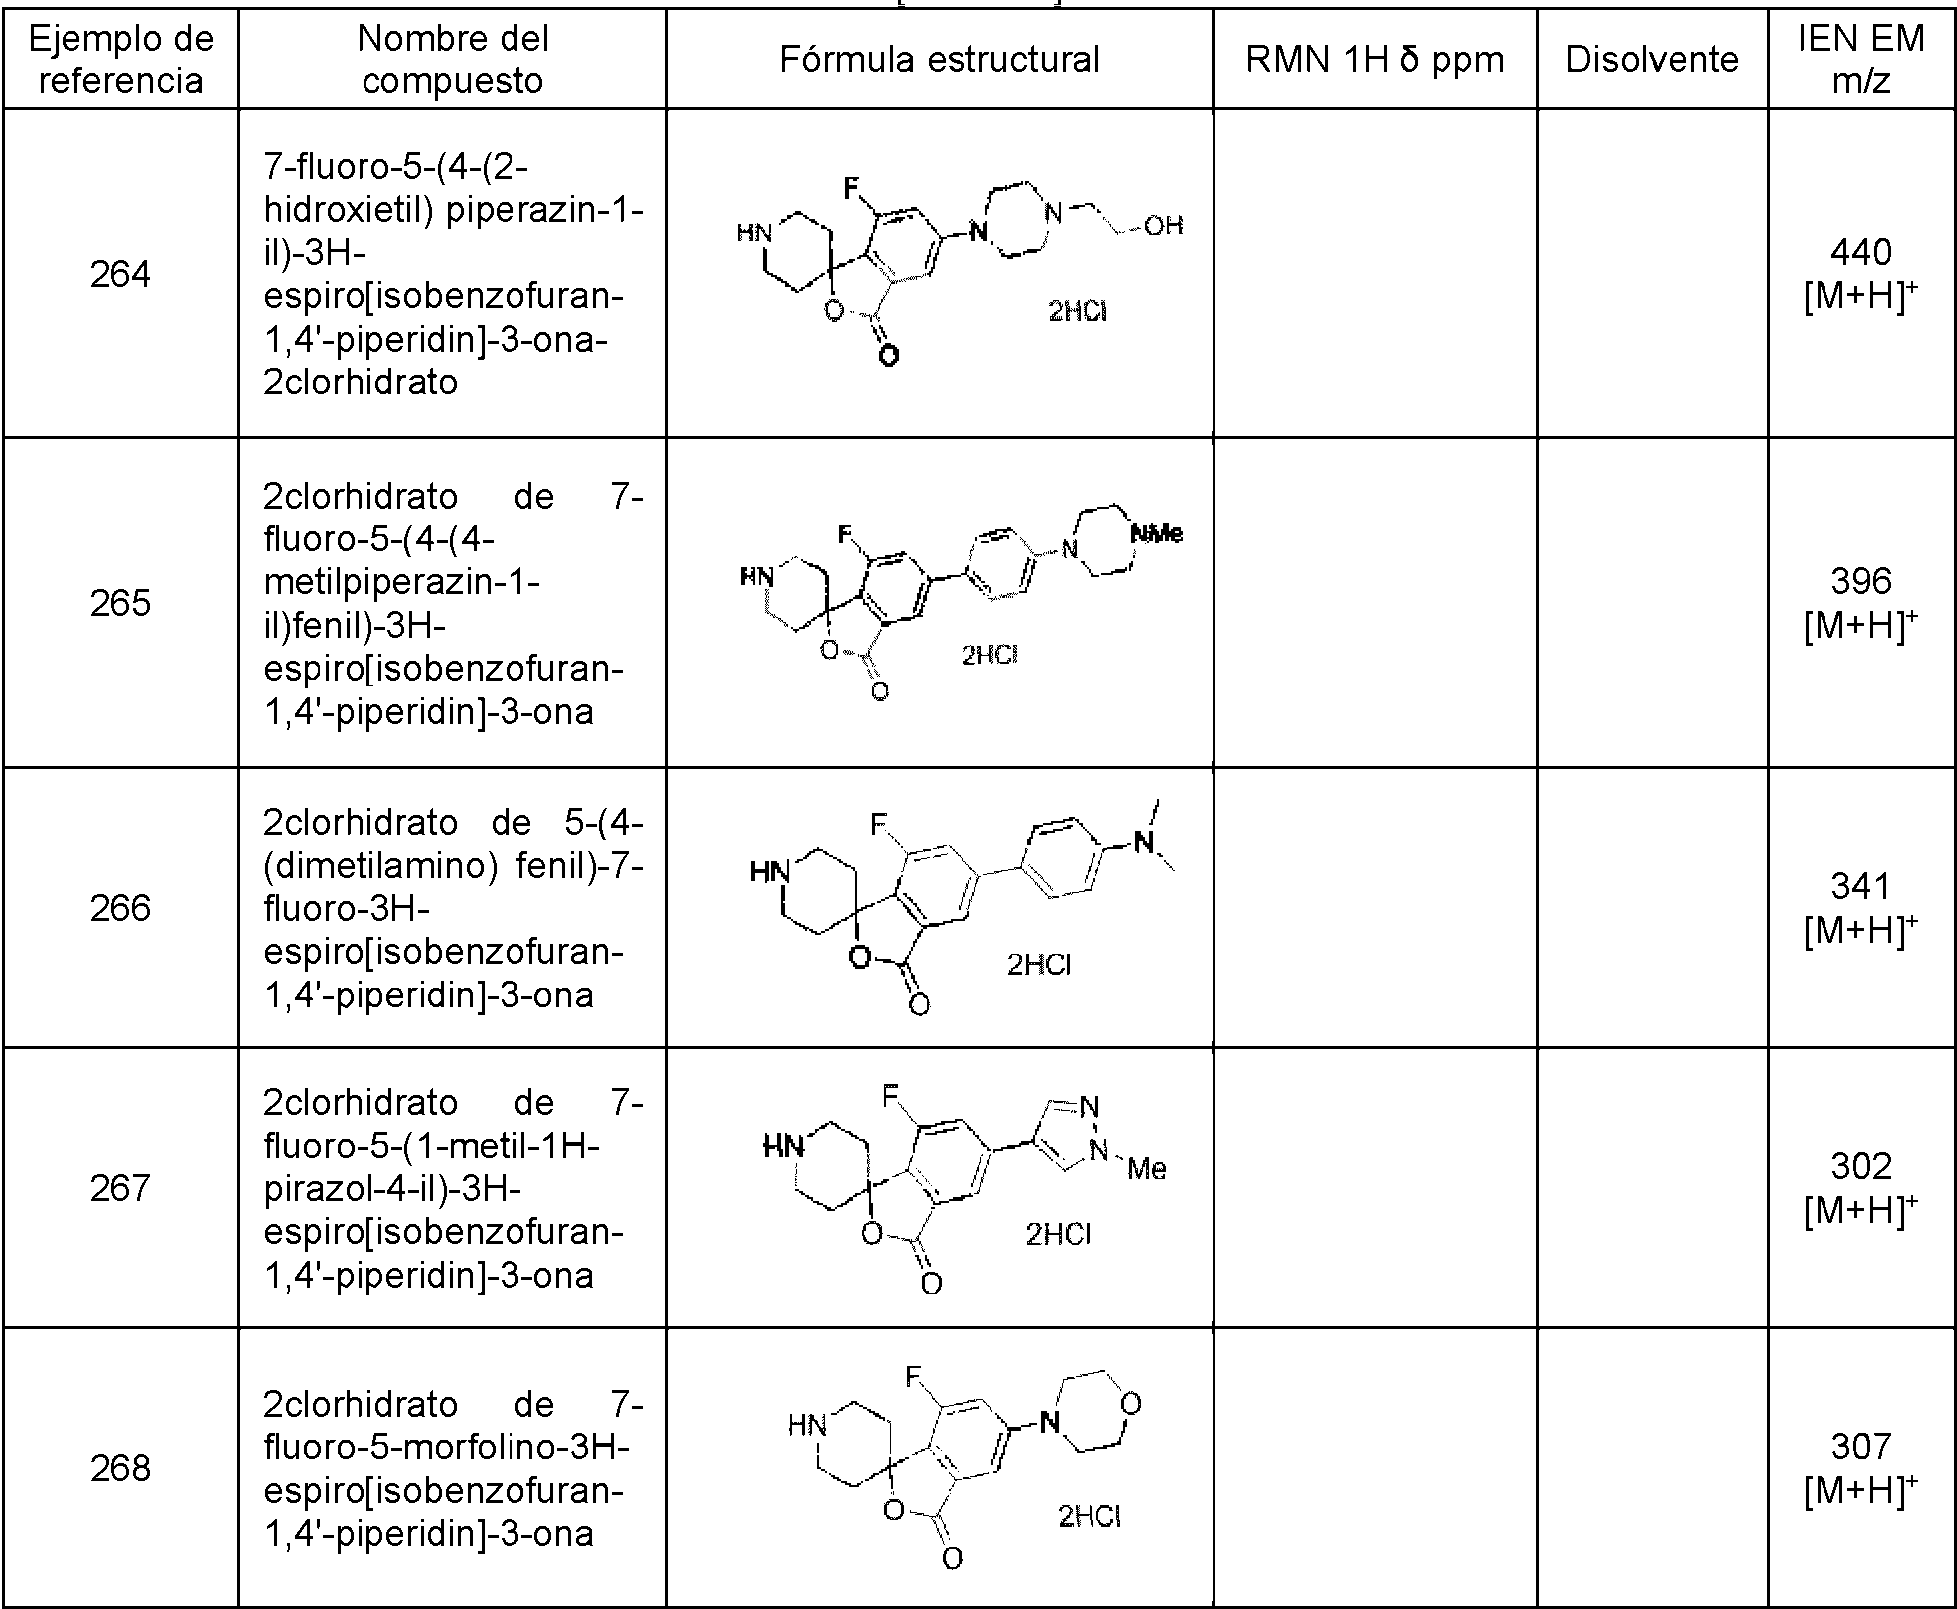
ni i n


conti ción


conti ción


(Ejemplo 1)
5-metox¡-1'-(4-oxo-3.4.5.6.7.8-hexah¡droqu¡nazol¡n-2-¡l)-3 diana de prueba 89)
-esp¡ro[¡sobenzofuran-1.4'-p¡per¡d¡n1-3-ona (Compuesto

Se añadieron trietilamina (0,11 ml) y clorhidrato de 1-ami 3H-espiro[isobenzofuran-1,4'-piperidin]-3-ona (54 mg) ambiente durante 2 horas. La mezcla de reacción se co etanol (1,8 ml). Después, se le añadieron éster etílico d al 20 % de etóxido sódico etanol y la mezcla se calentó temperatura ambiente, y el precipitado generado se reco RMN 1H (400 MHz, DMSO-d6) 8: 1,58-1,71 (m, 6H), 2, 3,84 (s, 3H), 4,46 (d, J = 13,3 Hz, 1H), 7,29 (s, 1H), 7,3 EM (IEN) m/z: 382 [M+H]+.
(Ejemplo 2)
5-h¡drox¡-1'-(4-oxo-3.4.5.6.7,8-hexah¡droqu¡nazol¡n-2-¡l)-diana de prueba 90)
irazol (35 mg) a una solución de clorhidrato de 5-metoxietonitrilo (1,9 ml) y la mezcla se agitó a temperatura ró a presión reducida y el residuo obtenido se disolvió en ido 2-oxociclohexanocarboxílico (0,04 ml) y una solución flujo durante 4 horas. La mezcla de reacción se enfrió a or filtración para obtener el compuesto del título (64 mg).
32 (m, 4H), 2,33-2,44 (m, 2H), 3,17 (t, J = 12,0Hz, 2H), J = 8,2 Hz, 1H), 7,69 (d, J = 8,2 Hz, 1H), 11,12 (s a, 1H).
-esp¡ro[¡sobenzofuran-1,4'-p¡per¡d¡n1-3-ona (Compuesto

Primero, se disolvió 5-metoxi-1'-(4-oxo-3,4,5,6,7,8-hexa 3-ona (90 mg) en cloruro de metileno (7,1 ml), la mez tribromuro de boro (solución 1 M de cloruro de metilen agitó durante 24 horas y además se sometió a reflujo hidrogenocarbonato sódico a la mezcla de reacción en etilo. La capa orgánica se lavó con salmuera saturada retiró por evaporación a presión reducida. Se añadieron se recogió por filtración para obtener el compuesto del t 6H), 2,13 (m, 2H), 2,26 (m, 2H), 2,38 (m, 2H), 3,16 (t, 7,9 Hz, 1H), 7,56 (d, J = 8,3Hz, 1H), 10,11 (s, 1H), 11,1 EM (IEN) m/z: 368 [M+H]+.
(Ejemplo 3)
5-[2-(d¡met¡lam¡no)etox¡1-1'-(4-oxo-3.4.5.6.7.8-hexah¡dro (Compuesto diana de prueba 91)
quinazolin-2-il)-3 H-esp¡ro[isobenzofuran-1,4'-p¡per¡d¡n]-btenida se enfrió a -78 °C, y se le añadió gota a gota, 9 ml). La mezcla se calentó a temperatura ambiente, se te 6 horas. Se añadió una solución acuosa al 6,5 % de miento con hielo, seguido de extracción con acetato de secó con sulfato de magnesio anhidro. El disolvente se to de etilo y n-hexano al residuo y el precipitado generado (40 mg). Rm N 1H (400 MHz, DMsO-d6) 8: 1,55-1,71 (m, 2,0 Hz, 2H), 4,41 (m a, 2H), 7,07 (s, 1H), 7,13 (d, J = , 1H).
azol¡n-2-¡l)-3H-esp¡ro[¡sobenzofuran-1,4'-p¡per¡d¡n1-3-ona

<Etapa a>
Primero, se disolvió 5-hidroxi-1'-(4-oxo-3,4,5,6,7,8-hexa 3-ona (86 mg) en N,N-dimetilformamida (4,3 ml), despu metoxíbencílo (0,032 ml) y la mezcla se agitó a temper diluyó con agua, y el pH de la mezcla se ajustó a hidrogenosulfato potásico, seguido de extracción con ac salmuera saturada y se secó con sulfato de magnesio reducida. El residuo se purificó por cromatografía en col para obtener 5-h¡drox¡-1'-{4-[(4-metox¡benc¡l)ox¡]-5,6, (48 mg).
RMN 1H (400MHz, CDCla) 8: 1,61-1,84 (m, 6H), 1,98-2,1 3,43 (m, 2H), 3,80 (s, 3H), 4,78 (d, J = 9,3 Hz, 2H), 5,32 (m, 2H).
<Etapa b>
La 5-hidroxi-1'-{4-[(4-metoxibencil)oxi]-5,6,7,8-tetrahidro (12 mg) se disolvió en N,N-dimetilformamida (0,5 ml) clorhidrato de cloruro 2-dimetilaminoetilo (4,5 mg) y la m se diluyó con agua, seguido de la extracción con 2-buta secó con sulfato de magnesio anhidro. El disolvente se por cromatografía en columna sobre gel de sílice (acetat en cloruro de metileno (0,5 ml), y se le añadió trifluoroac temperatura ambiente durante 1 hora y la mezcla de rea purificó por cromatografía en columna sobre gel de sílic del título (6,2 mg).
RMN 1H (400 MHz, CDCla) 8: 1,60-1,83 (m, 8H), 2,17 (d 2H), 2,77 (t, J = 5,5Hz, 2H), 3,44 (t, J = 12,2Hz, 2H), 4,1 2H), 7,28-7. 38 (m, 1H).
EM (IEN) m/z: 439 [M+H]+.
(Ejemplo 4)
5-metox¡-1'-(4-oxo-3.5.7.8-tetrah¡dro-4H-t¡op¡rano[4.3-d1 (Compuesto diana de prueba 98)
quinazolin-2-il)-3H-espiro[isobenzofuran-1,4'-piperidin]-le añadieron carbonato potásico (39 mg) y cloruro de 4-ambiente durante 16 horas. La mezcla de reacción se adiendo a la misma una solución acuosa al 5 % de de etilo. Después de eso, la capa orgánica se lavó con ro, y el disolvente se retiró por evaporación a presión sobre gel de sílice (acetato de etilo/n-hexano = 40/60) azolin-2-¡l}-3H-esp¡ro[¡sobenzofuran-1,4'-p¡per¡d¡n]-3-ona
2H), 2,49 (t, J = 6,0Hz, 2H), 2,63 (t, J = 5,9Hz, 2H), 3,31 ), 6,85-6,93 (m, 2H), 7,16 (d, J = 1,5 Hz, 2H), 7,30-7,42
zolin-2-il}-3H-espiro[isobenzofuran-1,4'-piperidin]-3-ona pués se le añadieron carbonato potásico (10 mg) y se agitó a 70 °C durante 3 horas. La mezcla de reacción . La capa orgánica se lavó con salmuera saturada y se ntró a presión reducida. El residuo obtenido se purificó etilo/hexano = 50/50). El intermedio obtenido se disolvió (0,2 ml) en enfriamiento con hielo. La mezcla se agitó a se concentró a presión reducida. El residuo obtenido se tanol/acetato de etilo = 5/95) para obtener el compuesto
4,7, 13,4Hz, 2H), 2,32-2,38 (m, 8H), 2. 48 (t, J = 6,1Hz, J = 5,6 Hz, 2H), 4,59 (d, J = 13,9 Hz, 2H), 7,24-7,26 (m,
¡m¡d¡n-2-¡l)-3H-esp¡ro[¡sobenzofuran-1.4'-p¡per¡d¡n1-3-ona

Se añadieron trietilamina (0,25 ml) y clorhidrato de 1-a metoxi-3H-espiro[isobenzofuran-1,4'-piperidin]-3-ona ( temperatura ambiente durante 1 hora. La mezcla de rea disolvió en etanol (4 ml), después se le añadieron éste (0,082 ml) y una solución al 20 % de etóxido sódico eta 5 horas. La mezcla de reacción se enfrió a 0 °C, y el compuesto del título (103 mg).
RMN 1H (400 MHz, CDCla) 8: 1,79 (d, J = 13,8 Hz, 2H), (m, 4H), 3,89 (s, 3H), 4,55-4,64 (m, 2H), 4,24-7,30 (m, 2 EM (IEN) m/z: 400 [M+H]+.
(Ejemplo 5)
7-fluoro-5-metox¡-1'-(4-oxo-3.4.5.6.7.8-hexah¡droqu¡nazol (Compuesto diana de prueba 106)
pirazol (99 mg) a una suspensión de clorhidrato de 5-g) en acetonitrilo (4,5 ml) y la mezcla se agitó a se concentró a presión reducida. El residuo obtenido se -oxotetrahidro-2H-tiopiran-3-carboxilato de metilo éster ,47 ml) y la mezcla obtenida se calentó a reflujo durante tado generado se recogió por filtración para obtener el
(td, J = 13,4, 4,6 Hz, 2H), 2,77-2,87 (m, 4H), 3,42-3,52 32-3,39 (m, 1H), 11,77 (m a, 1H).
l)-3H-esp¡ro[¡sobenzofuran-1,4'-p¡per¡d¡n1-3-ona
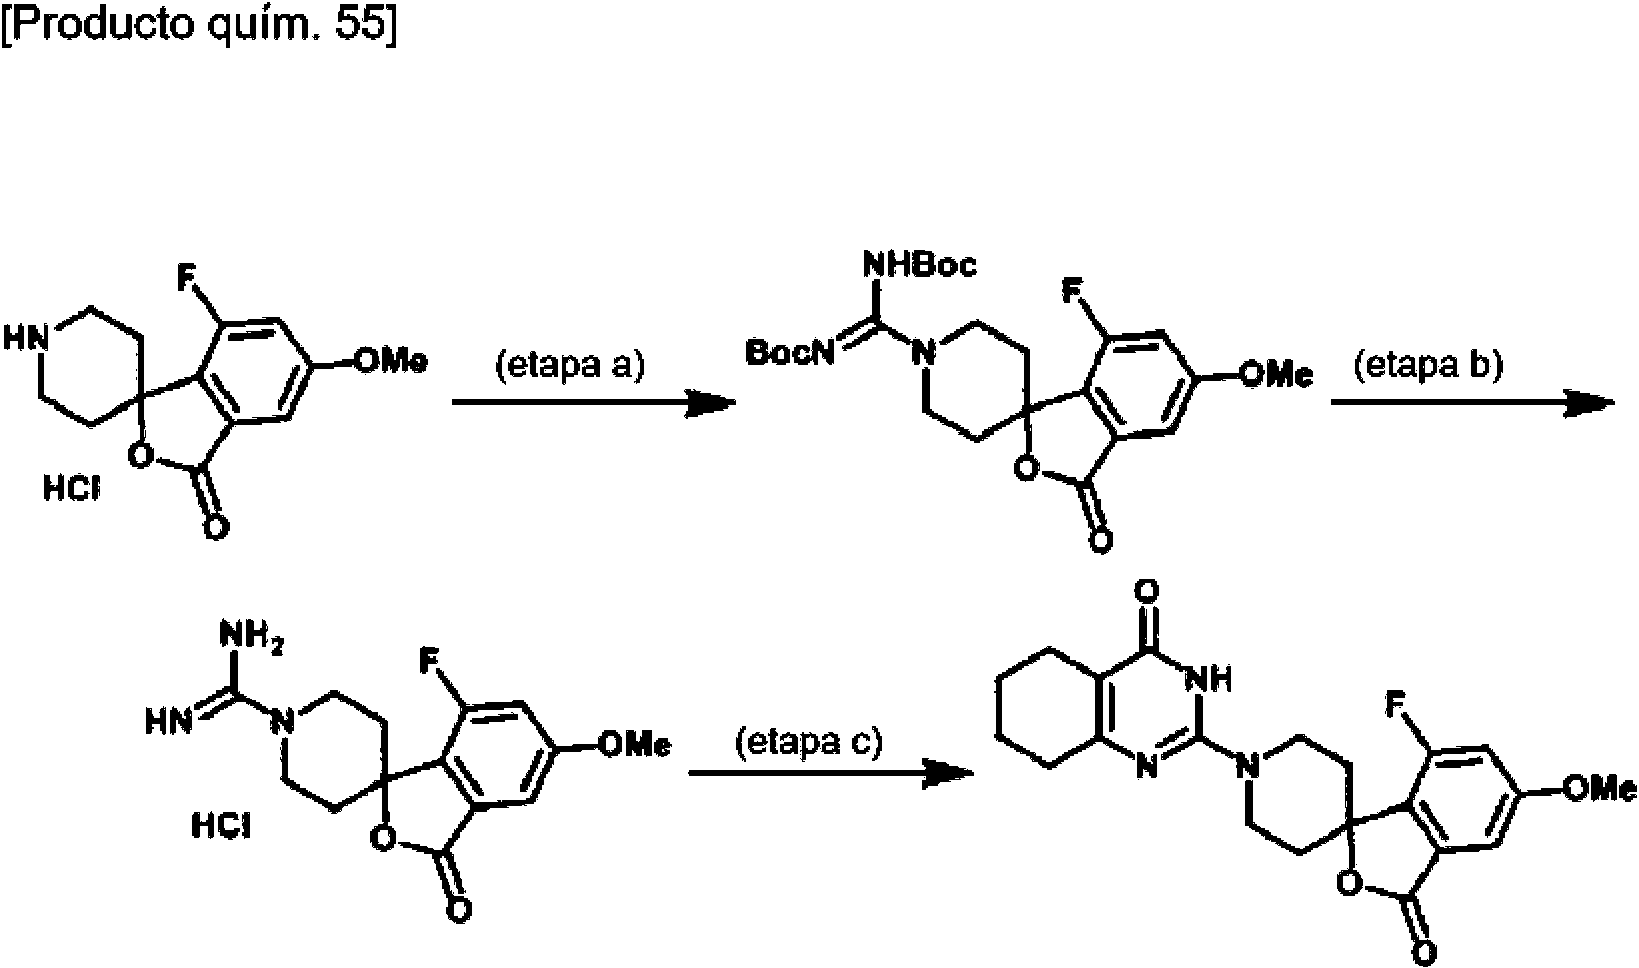
<Etapa a>
Primero, se disolvió clorhidrato de 7-fluoro-5-meto acetonitrilo (1,1 ml), después se le añadieron trietilami 1H-pirazolo-1-carboximidamida (41 mg) y la mezcla se reacción se concentró a presión reducida. El residuo ob sílice (acetato de etilo/n-hexano = 20/80 a 50/50) para 5-metoxi-3-oxo-3H-espiro[isobenzofuran-1,4'-piperidina] RMN 1H (400 MHz, CDCla) 8: 1,51 (m, 18H), 1,73 (d, J 12,1Hz, 2H), 3,88 (s, 3H), 6,92 (dd, J = 10,4, 2,1 Hz, 1H esp¡ro[¡sobenzofuran-1,4'-p¡per¡d¡n]-3-ona (32 mg) en 047 ml) y N-ferc-butiloxicarbonil-N'-ferc-butiloxicarboniltemperatura ambiente durante 2,5 horas. La mezcla de se purificó por cromatografía en columna sobre gel de r N-ferc-butiloxicarbonil-N'-ferc-butiloxicarbonil-7-fluororboximidamida (32 mg).
Hz, 2H), 2,44-2,62 (m, 2H), 10,22 (s a, 1H), 3,44 (t, J = (d, J = 2,0Hz, 1H).
<Etapa b>
Una solución 4 M de cloruro de hidrógeno/1,4-dioxano fluoro-5-metoxi-3-oxo-3H-espiro[isobenzofuran-1,4'-pip temperatura ambiente durante 2 horas. La mezcla de re de etilo y n-hexano y el precipitado generado se recogi oxo-3H-espiro[isobenzofuran-1,4'-piperidina]-1'-carboxi
<Etapa c>
Después, se añadieron 2-oxociclohexano etil carboxila etanol (0,011 ml) a una solución del clorhidrato de 7-fl 1'-carboximidamida (18 mg) en etanol (0,5 ml) y la mez diluyó con agua y después se aciduló mediante una sol eso, el precipitado generado se recogió por filtración pa DMSO-d6) 8: 1,60-1,70 (m, 4H), 1,79 (d, J = 13,8 Hz, 2 3,87 (s, 3H), 4,43 (m a, 2H), 7,24 (d, J = 2,1 Hz, 1H), 7 400 [M+H]+.
(Ejemplo 6)
5-[2-(d¡met¡lam¡no)etox¡1-7-fluoro-1'-(4-oxo-3.4.5.6.7.8-h 1,4'-p¡perid¡n1-3-ona (Compuesto diana de prueba 59) dió a la N-ferc-butiloxicarbonil-N'-ferc-butiloxicarbonil-7-]-1'-carboximidamida (32 mg) y la mezcla se agitó a se concentró a presión reducida, se le añadieron acetato iltración para obtener clorhidrato de 7-fluoro-5-metoxi-3-ida (18 mg). EM (IEN) m/z: 294 [M+H]+.
ter (0,06 ml) y una solución al 20 % de etóxido sódico -metoxi-3-oxo-3H-espiro[isobenzofuran-1,4'-piperidina]-agitó a 90 °C durante 4 horas. La mezcla de reacción se cuosa al 5 % de hidrogenosulfato potásico. Después de ener el compuesto del título (14 mg). RMN 1H (400 MHz, 1-2,28 (m, 4H), 2,39 (m a, 2H), 3,14 (t, J = 12,1Hz, 2H), d, J = 11,1, 2,0 Hz, 1H), 11,20 (s a, 1H). EM (IEN) m/z:
rop¡r¡do[2.3-d1p¡rim¡d¡n-2-¡l)-3H-esp¡ro[¡sobenzofuran-

Primero, se disolvieron diclorhidrato de 5-[2-(d¡met¡la ona (101 mg) y 2-cloropirido[2,3-d]pirimidin-4(3H)-ona ( esta solución, y la mezcla se calentó a 150 °C durante La solución de reacción se enfrió a temperatura ambien que precipitó un sólido. El sólido obtenido se recogió p se secó calentándose a presión reducida pa dihidropirido[2,3-d1pirimidin-2-il)-3H-espiro[isobenzofura RMN 1H (270MHz, DMSO-d6) 8: 1,81-1,95 (m, 2H), 2,1 4,55-4,70 (m, 2H), 7,12-7,28 (m, 1H), 7,33-7,42 (m, 2 H EM (IEN) m/z: 454 [M+H]+.
<Etapa b>
La 5-[2-(d¡met¡lam¡no)etox¡]-7-fluoro-1'-(4-oxo-3,4-piperidin]-3-ona (68,6 mg) se suspendió en metanol (2 clorhídrico 2 M (0,227 ml). A continuación, se le añadió una atmósfera de hidrógeno a temperatura ambiente dur se lavó con metanol y se concentró y se secó para obt purificó por cromatografía en columna sobre gel de amin del título (50,2 mg).
RMN 1H (270 MHz, DMSO-d6) 8: 1,61-1,88 (m, 4H), 2,0 a, 2H), 4,28-4,55 (m, 2H), 6,45 (s a, 1H), 7,21-7,38 (m, EM (IEN) m/z: 458 [M+H]+.
(Ejemplo 7)
5-[2-(d¡met¡lam¡no)etox¡1-7-fluoro-1'-(8-met¡l-4-oxo-3.4.5. esp¡ro[¡sobenzofuran-1.4'-p¡per¡d¡n1-3-ona (Compuesto etoxi]-7-fluoro-3H-esp¡ro[¡sobenzofuran-1,4'-p¡per¡d¡n]-3-g) en etanol (2 ml). Se añadió trietilamina (0,114 ml) a inutos mediante un aparato de reacción de microondas.
espués se agitó durante una noche con el resultado de ación, se lavó tres veces con etanol (0,5 ml), y después btener 5-[2-(dimetilamino)etoxi]-7-fluoro-1'-(4-oxo-3,4--piperidin]-3-ona (79,6 mg).
(m, 2H), 2,80 (s, 6H), 3,14-3,32 (m, 4H), 4,49 (s a, 2H), (dd, J = 7,6, 2,0 Hz, 1H), 8,68 (dd, J = 4,3, 2,0 Hz, 1H).
p¡r¡do[2,3-d]pir¡m¡d¡n-2-¡l)-3H-esp¡ro[¡sobenzofuran-1,4'-además, se le añadieron tetrahidrofurano (2 ml) y ácido de platino (IV) (4 mg) y la mezcla obtenida se agitó en 4 horas. El óxido de platino se filtró con celite y el filtrado n producto en bruto (76,6 mg). El producto en bruto se e (cloroformo/metanol = 98/2) para obtener el compuesto
(m, 10H), 2,59-2,71 (m, 2H), 3,03-3,21 (m, 4H), 4,18 (s 0,41 (s a, 1H).
hexah¡drop¡r¡do[2.3-d1p¡r¡m¡d¡n-2-¡l)-3H-de prueba 60)

Primero, se suspendió 5-[2-(dimetilamino)etoxi1-7-fluoro espiro[isobenzofuran-1,4'-piperidin]-3-ona (21,0 mg)
paraformaldehído (9,2 mg) y ácido acético (0,050 ml) y la Se añadió a la misma triacetoxiborohidruro sódico (48,6 horas. Después de eso, la mezcla de reacción se diluyó c de hidrogenocarbonato sódico, y la capa acuosa se so orgánica así obtenida se lavó en su totalidad con salmuer se concentró a presión reducida. El residuo se pur (cloroformo/metanol = 85/15) para obtener el compuesto RMN 1H (270 MHz, CDCla) 8: 1,60-1,89 (m, 4H), 2,30 ( 3H), 3,19-3,43 (m, 4H), 4,05-4,16 (m, 2H), 4,65 (d a, J (IEN) m/z: 472 [M+H]+.
(Ejemplo 8)
5-[met¡l(p¡r¡d¡n-3-¡lmet¡l)am¡no1-1'-(4-oxo-3.4.5.6.7.8-hexa 3-ona (Compuesto diana de prueba 117)
4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d1pirimidin-2-il)-3H-1,2-dicloroetano (1 ml), después se le añadieron cla se agitó a temperatura ambiente durante 80 minutos. y la mezcla se agitó a temperatura ambiente durante 90 cetato de etilo y se lavó con una solución acuosa saturada ió de nuevo a extracción con acetato de etilo. La capa turada y se secó con sulfato de magnesio y el disolvente por cromatografía en columna sobre gel de sílice título (14,4 mg).
), 2,36-2,48 (m, 4H), 2,75 (t a, J = 5,3H z, 2H), 3,07 (s, ,5 Hz, 2H), 6,95 (d a, J = 9,9 Hz, 1H), 7,18 (s, 1H). EM
oqu¡nazol¡n-2-¡l)-3H-esp¡ro[¡sobenzofuran-1,4'-p¡per¡d¡n1-

Primero, se disolvió 5-[met¡l(p¡r¡d¡n-3-¡lmet¡l)am¡no]-3H dimetilformamida (0,5 ml), después se le añadieron 2-diisopropil etilamina (0,049 ml) y la mezcla se agitó a 10 a presión reducida, y el residuo se purificó por cromatogr de etilo/metanol = 95/5). Después de eso, se le añadiero filtración para obtener el compuesto del título (15 mg).
RMN 1H (400 MHz, CDCla) 8: 1,58-1,83 (m, 6H), 2,14 (t 6,1Hz, 2H), 3,12 (s, 3H), 3,43 (t, J = 12,2Hz, 2H), 4,55 (d, 7,13-7,21 (m, 2H), 7,23-7,29 (m, 1H), 7,50-7,55 (m, 1H),
(Ejemplo 9)
2-(esp¡ro[¡ndol¡n-3.4'-p¡per¡d¡na1-1'-¡l)-5.6,7.8-tetrah¡droq ¡ro[isobenzofuran-1,4'-p¡per¡d¡n]-3-ona (16 mg) en N.N--5,6,7,8-tetrahidroquinazolin-4(3H)-ona (11 mg) y N.N-durante 6 horas. El disolvente se retiró por evaporación en columna sobre gel de sílice (NH gel de sílice, acetato anol y n-hexano y el precipitado generado se recogió por
= 13,5, 4,7 Hz, 2H), 2,34 (t, J = 5,9Hz, 2H), 2,48 (t, J = 13,9Hz, 2H), 4,63 (s, 2H), 7,02 (dd, J = 8,3, 4,0 Hz, 1H), -8,57 (m, 2H). EM (IEN) m/z: 472 [M+H]+.
ol¡n-4(3H)-ona (Compuesto diana de prueba 1)

<Etapa a>
Primero, se suspendió 2-(metiltio)-5,6,7,8-tetrahidroquina se enfrió en un baño de cloruro sódico-hielo (a a metacloroperbenzoico (un contenido de aproximadament en el baño de cloruro sódico-hielo. La formación de la e CL-EM y la solución de reacción se concentró a presión 1,2-dimetoxietano al residuo concentrado, disolviendo el r tres veces para retirar el diclorometano, obteniendo así 2
Este compuesto no se purificó, pero se usó tal cual en u
<Etapa b>
La 2-(metilsulfinil)-5,6,7,8-tetrahidroquinazolin-4(3H)-ona (2 ml), después se le añadieron espiro[indolin-3,4'-piperid 80 °C durante una noche. La solución de reacción se d recogió por filtración, se lavó con 1,2-dimetoxietano y de sólido seco, seguido de agitación a temperatura ambient recogió por filtración y se lavó con agua. Este sólido se (93 mg).
RMN 1H (400 MHz, DMSO-d6) 8: 1,53-1,73 (m, 8H), 2,20 2H), 4,20-4,30 (m, 2H), 5,53 (s, 1H), 6,45-6,57 (m, 2H), 6 EM (IEN)m/z:337 [M+H]+.
(Ejemplo 10)
2-(1-met¡lesp¡ro[¡ndol¡n-3.4'-p¡per¡d¡na1-1'-¡l)-5,6.7.8-t etra -4(3H)-ona (75 mg) en diclorometano (3 ml), y la mezcla imadamente -15 °C). Se añadió a la misma ácido 70 %, 94 mg) y la mezcla se agitó durante 1,5 a 2 horas tura de sulfóxido correspondiente se confirmó mediante cida. Después, se realizó una operación de adición de o y concentrando la mezcla obtenida a presión reducida tilsulfinil)-5,6,7,8 -tetrahidroquinazolin-4(3H)-ona.
acción de la siguiente etapa.
enida anteriormente se disolvió en 1,2-dimetoxietano (129 mg) y trietilamina (0,080 ml) y la mezcla se agitó a nfriar a temperatura ambiente, y el sólido generado se s se secó a presión reducida. Se añadió agua (4 ml) al rante aproximadamente 3 horas. Después, el sólido se a presión reducida para obtener el compuesto del título
(m, 2H), 2,32-2,40 (m, 2H), 2,91-3,05 (m, 2H), 3,30 (s, ,00 (m, 2H), 11,00 (s a, 1H).
qu¡nazol¡n-4(3H)-ona (Compuesto diana de prueba 112)
<Etapa a-1>
Primero, se disolvió 1'-benciloxicarbonil-1-ferc-butiloxi (10 ml), después se le añadieron paladio al 10 % sobre se calentó a reflujo calentándose durante 1 hora. La s concentró a presión reducida. El residuo obtenido s clorhidrato de 1-amidinopirazol (244,5 mg) y trietilami durante 1 hora. El residuo obtenido concentrándose la s le añadieron carboxilato de 2-oxociclohexanoetilo (0,265 y la mezcla se agitó a la temperatura de reflujo calent cloruro de amonio a la solución de reacción, seguido d sulfato de magnesio anhidro y se concentró a presión re columna sobre gel de sílice (metanol/cloroformo = 10/ hexahidro quinazolin-2-il)espiro[indolin-3,4'-piperidina].
<Etapa a-2>
Se añadió cloruro de hidrógeno (solución 4 M de 1 hexahidro quinazolin-2-il)espiro[indolin-3,4'-piperidina] ambiente durante 1 hora. La mezcla de reacción se c saturada de hidrogenocarbonato sódico al residuo, segu tetrahidrofurano. El disolvente se retiró por evaporación acetato de etilo para obtener 2-(espiro[indolin-3,4'-pipe RMN 1H (400 MHz, CDCla) 8: 1,65-1,71 (m, 4H), 1,80-1 (m, 2H), 3,06-3,15 (m, 2H), 3,54 (s, 2H), 4,30-4,37 (m, 11,04 (s a, 1H).
EM (IEN) m/z: 337 [M+H]+.
<Etapa b>
La 2-(espiro[indolin-3,4'-piperidina]-1'-il)5,6,7,8-tetrahi dimetilsulfóxido (1 ml), después se le añadieron yodome temperatura ambiente durante 1 hora. Se añadió agua de etilo. La capa orgánica se secó con sulfato de mag obtenido se purificó por cromatografía en columna sob compuesto del título (13,5 mg).
RMN 1H (400 MHz, CDCla) 8: 1,63-1,97 (m, 8H), 2,32-2, 3,30 (s, 2H), 4,39-4,45 (m, 2H), 6,50-6,53 (m, 1H), 6,68 a, 1H).
EM (IEN) m/z: 351 [M+H]+.
(Ejemplo 11)
2-(1-benc¡lesp¡ro[¡ndol¡n-3.4'-p¡per¡d¡na1-1'-¡l)-5,6.7.8-t et nilespiro[indolin-3,4'-piperidina] (587,3 mg) en metanol no (74,0 mg) y formiato amónico (263,0 mg) y la mezcla de reacción se filtró a través de celite, y el filtrado se lvió en acetonitrilo (15 ml), después se le añadieron 581 ml) y la mezcla se agitó a temperatura ambiente n de reacción se disolvió en etanol (15 ml), después se una solución al 21 % de etóxido sódico etanol (1,35 ml) e durante 5 horas. Se añadió una solución acuosa de tracción con cloroformo. La capa orgánica se secó con a, y el residuo obtenido se purificó por cromatografía en ara obtener 1-ferc-butiloxicarbonil-1'-(4-oxo-3,4,5,6,7,8-
xano) a la 1-ferc-butiloxicarbonil-1'-(4-oxo-3,4,5,6,7,8-da anteriormente y la mezcla se agitó a temperatura tró a presión reducida, se añadió una solución acuosa la extracción con un disolvente mezcla de cloroformo y sión reducida, y el residuo sólido obtenido se lavó con ]-1'-il)5,6,7,8-tetrahidroquinazolin-4(3H)-ona (376,1 mg).
, 2H), 1,89-1,97 (m, 2H), 2,34-2,39 (m, 2H), 2,45-2,50 ,65-6,69 (m, 1H), 6,73-6,77 (m, 1H), 7,04-7,09 (m, 2H),
quinazolin-4(3H)-ona (35,5 mg) se disolvió en 0,008 ml) y trietilamina (0,018 ml) y la mezcla se agitó a olución de reacción, seguido de extracción con acetato anhidro y se concentró a presión reducida, y el residuo de sílice (metanol/cloroformo = 10/90) para obtener el
, 2H), 2,45-2,50 (m, 2H), 2,80 (s, 3H), 3,07-3,16 (m, 2H), (m, 1H), 7,01-7,04 (m, 1H), 7,10-7,15 (m, 1H), 11,95 (s
oqu¡nazolin-4(3H)-ona (Compuesto diana de prueba 23)

Primero, se disolvió 2-(espiro[indolin-3,4'-piperidina]-1'-il (1 ml), y después se le añadieron benzaldehído (0,04 (20,6 mg). La mezcla se agitó a temperatura ambiente ,8-tetrahidroquinazolin-4(3H)-ona (25,3 mg) en metanol ácido acético (0,020 ml) y cianotrihidroborato sódico e 1 hora 20 minutos. Se añadieron salmuera saturada y
una solución acuosa saturada de hidrogenocarbonato s extracción con cloroformo. La capa orgánica se lavó c sulfato sódico anhidro y se concentró a presión reducida. sobre gel de amino-sílice (a base de cloroformo y meta el compuesto del título (31,5 mg).
RMN 1H (270 MHz, CDCla) 8: 1,62-2,00 (m, 8H), 2,34 ( 2H), 3,30 (s, 2H), 4,30-4,42 (m, 2H), 4,32 (s, 2H), 6,54 ( 2H), 7,27-7,40 (m, 5H), 11,85 (s a, 1H).
EM (IEN) m/z: 427 [M+H]+.
(Ejemplo 12)
N-(2-h¡drox¡et¡l)-N-met¡l-2-[1'-(4-oxo-3.4.5.6.7.8-hexah¡dro (Compuesto diana de prueba 48)
o a la solución de reacción, seguido de cuatro veces de a solución saturada de salmuera, después se secó con esiduo obtenido se purificó por cromatografía en columna se concentró a presión reducida y se secó para obtener J = 5,6 Hz, 2H), 2,46 (t a, J = 5,8 Hz, 2H), 2,95-3,09 (m, 7,6 Hz, 1H), 6,71 (dd, J = 7,3, 7,3 Hz, 1H), 7,03-7,14 (m,
azol¡n-2-¡l)esp¡ro[¡ndol¡n-3,4'-p¡per¡d¡na1-1-¡l1acetam¡da

Primero, se disolvió 2-[1'-(4-oxo-3,4,5,6,7,8-hexah¡droqu¡ (13,6 mg) en tetrahidrofurano (0,5 ml) y la mezcla se enf hidróxido sódico (0,064 ml) y la mezcla se agitó a te añadieron ácido clorhídrico 1 M (0,097 ml), 2-(metilamin 1,3,5-triazin-2-il)-4-metilmorfolinio (21,2 mg) a la solució durante 2 horas 15 minutos. Se añadió agua a la soluc cloroformo. La capa orgánica se lavó con una solución anhidro y se concentró a presión reducida. El residuo o sílice (metanol/cloroformo = 0/100 a 10/90) para obtene
RMN 1H (270 MHz, CDCla) 8: 1,62-1,98 (m, 8H), 2,30-2 2,99-3,11 (m, 2H), 3,47 (s a, 2H), 3,50-3,56 ik 0= 3,56-4,23-4,39 (m, 2H), 6,43-6,51 (m, 1H), 6,63-6,76 (m, 1H), EM (IEN) m/z: 452 [M+H]+.
(Ejemplo 13)
1'-(4-oxo-4.5.7.8-tetrah¡dro-3H-p¡rano[4.3-d1p¡r¡m¡d¡n-2-¡l (Compuesto diana de prueba 53)
l¡n-2-¡l)esp¡ro[¡ndol¡n-3,4'-p¡perid¡na]-1-¡l]acetato de etilo 0 °C. Después, se le añadió una solución acuosa 1 M de atura ambiente durante 18,5 horas. A continuación, se nol (0,0052 ml) y n hidrato de cloruro de 4-(4,6-dimetoxireacción, y la mezcla se agitó a temperatura ambiente de reacción, seguido de cuatro veces de extracción con urada de salmuera, después se secó con sulfato sódico do se purificó por cromatografía en columna sobre gel de ompuesto del título (10,3 mg).
(m, 2H), 2,43-2,52 (m, 2H), 2,97 JkX? 3,15 (2:3) (s, 3H), (2:3) (m, 2H), 3,76-3,85 (m, 2H), 3,98, 4,14 (3:2) (s, 2H), -7,13 (m, 2H).
¡ro[¡ndol¡n-5,4'-p¡per¡d¡na1-1-carbox¡latode_______ bencilo
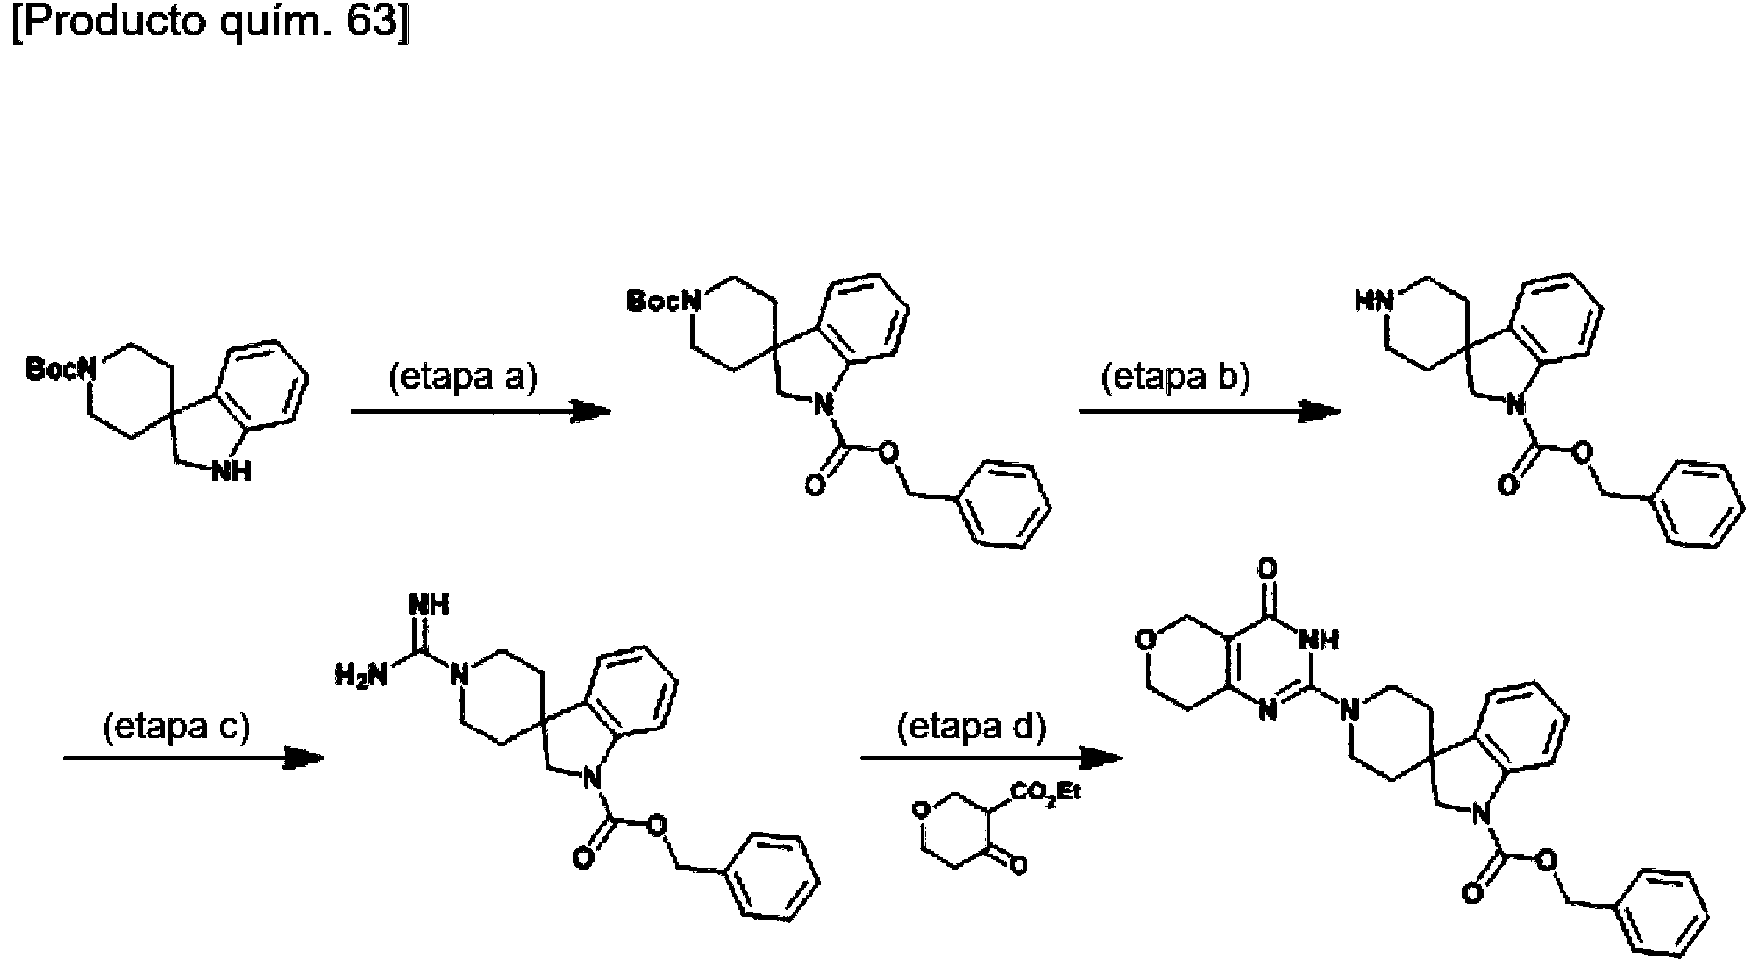
<Etapa a>
Primero, se disolvió 1'-ferc-butiloxicarbonilespiro[indolinse enfrió a 0 °C, después se le añadieron trietilamina (0,2 tolueno) (0,968 ml) y la mezcla se agitó a temperatura a reacción, seguido de cuatro veces de extracción con clor de salmuera, después se secó con sulfato sódico anhidr purificó por cromatografía en columna sobre gel de sílice ferc-butiloxicarbonilespiro[indolin-3,4'-piperidina]-1-carbo RMN 1H (270 MHz, CDCla) 8: 1,49 (m, 9H), 1,59-1,70 (m 2H), 4,13 (d a, J = 11,5 Hz, 2H), 5,28 (s, 2H), 6,96-7. 06 6H). EM (IEN) m/z: 423 [M+H]+.
<Etapa b>
El 1'-ferc-butiloxicarbonilespiro[indolin-3,4'-piperidina]-1-c (2 ml), la mezcla se enfrió a 0 °C, después se le añadió á 1 hora. Se añadieron una solución acuosa saturada de h de reacción, seguido de cuatro veces de extracción con sódico anhidro y se concentró a presión reducida para o (235,2 mg).
RMN 1H (270 MHz, CDCla) 8: 1,78 (d a, J = 14,8 Hz, 2H), J = 12,9 Hz, 2H), 3,94 (s, 2H), 5,29 (s, 2H), 6,99-7,09 (m, EM (IEN) m/z: 323 [M+H]+.
<Etapa c>
El espiro[indolin-3,4'-piperidina]-1-carboxilato de bencilo añadieron 1-aminopirazol (157,3 mg) y N,N-diisopropil ambiente durante 15 horas. La mezcla de reacci carbamimidoilespiro[indolin-3,4'-piperidina]-1-carboxilato EM (IEN)m/z:365 [M+H]+.
<Etapa d>
El 1'-carbamimidoilespiro[indolin-3,4'-piperidina]-1-carbo (1,2 ml), después se le añadieron 4-oxotetrahidro-2H-(34,7 mg) y la mezcla se agitó a temperatura ambiente d seguido de la extracción con cloroformo. La capa orgán sulfato sódico anhidro, y el disolvente se retiró por evapo cromatografía en columna sobre gel de sílice (cloroformo RMN 1H (270 MHz, CDCb) 8: 1,74-1,97 (m, 4H), 2,56 (t piperidina] (392,4 mg) en diclorometano (5 ml), la mezcla ml) y cloroformiato de bencilo (solución del 30 al 35 % de ente durante 20 horas. Se añadió agua a la solución de mo. La capa orgánica se lavó con una solución saturada se concentró a presión reducida. El residuo obtenido se etato de etilo/n-hexano = 0/100 a 10/90) para obtener 1'-o de bencilo (277,9 mg).
), 1,72-1,88 (m, 2H), 2,87 (t a, J = 12,7 Hz, 2H), 3,92 (s, 1H), 7,08-7,16 (m, 1H), 7,16-7,25 (m, 1H), 7,27-7,52 (m,
xilato de bencilo (268,3 mg) se disolvió en diclorometano trifluoroacético (2 ml) y la mezcla se agitó a 0 °C durante genocarbonato sódico y salmuera saturada a la solución roformo. Después, la capa orgánica se secó con sulfato er espiro[indolin-3,4'-piperidina]-1-carboxilato de bencilo
2 (td, J = 13,5, 4,3 Hz, 2H), 2,85-3,00 (m, 2H), 3,32 (d a, ), 7,16-7,26 (m, 2H), 7,27-7,50 (m, 6H).
,2 mg) se disolvió en acetonitrilo (4,8 ml), después se le amina (0,182 ml) y la mezcla se agitó a temperatura se concentró a presión reducida para obtener 1'-encilo (423,5 mg).
o de bencilo (53,9 mg) se disolvió en agua destilada -3-carboxilato de etilo (46,1 mg) y carbonato potásico te 142 horas. Se añadió agua a la solución de reacción, se lavó con salmuera saturada, y después se secó con n a presión reducida. El residuo obtenido se purificó por ra obtener el compuesto del título (16,2 mg).
= 5,4 Hz, 2H), 3,06 (t a, J = 12,6 Hz, 2H), 3,88-3,94 (m,
2H), 3,96-4,07 (m, 2H), 4,44 (s, 2H), 4,46-4,59 (m, 2H), 7,19-7,31 (m, 1H), 7,32-7,61 (m, 5H), 7,82-8,03 (m, 1H), (Ejemplo 14)
2-(5-bromoesp¡ro[¡ndol¡n-3.4'-p¡per¡d¡na1-1'-¡l)-5,6.7.8-t 146)
(s a, 2H), 6,89-7,08 (m, 1H), 7,11 (d a, J = 7,3 Hz, 1H), 3 (s a, 1H). EM (IEN) m/z: 473 [M+H]+.
droqu¡nazolin-4(3H)-ona (Compuesto diana de prueba

<Etapa a>
Pr¡mero, se d¡solv¡ó et¡lcarbox¡lato de 4-p¡per¡d¡na (1,57 de 1-am¡d¡nop¡razol (1,76 g) y tr¡et¡lam¡na (4,2 ml) y la soluc¡ón de reacc¡ón se concentró y el res¡duo obten¡ et¡lcarbox¡lato de 2-oxoc¡clohexano (1,9 ml) y una soluc agitó a la temperatura de reflujo calentándose durante a la soluc¡ón de reacc¡ón, segu¡do de la extracc¡ón con c anh¡dro y se concentró a pres¡ón reduc¡da, y el res¡duo de síl¡ce (metanol/cloroformo = 10/90) para obtener ¡l)p¡per¡d¡n-4-et¡lo (2,56 g).
RMN 1H (400 MHz, CDCla) 8: 1,26 (t, J = 7,2Hz, 3H), 1, 2,58 (m, 3H), 3,00-3,19 (m, 2H), 4,15 (c, J = 7,2Hz, 2H), EM (IEN) m/z: 306 [M+H]+.
<Etapa b>
El carbox¡lato de 1-(4-oxo-3,4,5,6,7,8-hexah¡droqu¡nazol (50 ml), después se le añad¡ó boroh¡druro de l¡t¡o (573,0 horas. Se añad¡ó una soluc¡ón acuosa de cloruro de a cloroformo. La capa orgán¡ca se secó con sulfato de m obten¡do se d¡solv¡ó en cloroformo (50 ml), se le añad¡ó temperatura amb¡ente durante 1 hora. Se añad¡ó una so reacc¡ón, segu¡do de la extracc¡ón con cloroformo. La concentró a pres¡ón reduc¡da, y el res¡duo obten¡do s (metanol/cloroformo = 10/90) para obtener 1-(4-oxo-(966,5 mg).
EM (IEN) m/z: 262 [M+H]+.
<Etapa c>
El compuesto del título (31,1 mg) se obtuvo a part¡r carboaldehído (130,7 mg) y clorh¡drato de 4-bromofen¡l 1> del Ejemplo de referenc¡a 33.
RMN 1H (400 MHz, CDCla) 8: 1,64-1,93 (m, 8H), 2,32-2, 4,40-4,47 (m, 2H), 6,52 (d, J = 8,3 Hz, 1H), 7,10-7,1 5( EM (IEN) m/z: 415 [M+H]+.
(Ejemplo 15)
ác¡do 1'-(4-oxo-3.4.5.6.7.8-hexah¡droqu¡nazol¡n-2-¡l)esp¡r prueba 151)
aceton¡tr¡lo (50 ml), después se le añad¡eron clorh¡drato la se ag¡tó a temperatura amb¡ente durante 1 hora. La d¡solv¡ó en etanol (50 ml). Después, se le añad¡eron l 21 % de etóx¡do sód¡co etanol (9,7 ml) y la mezcla se s. Se añad¡ó una soluc¡ón acuosa de cloruro de amon¡o rmo. La capa orgán¡ca se secó con sulfato de magnes¡o ¡do se pur¡f¡có por cromatografía en columna sobre gel ox¡lato de 1-(4-oxo-3,4,5,6,7,8-hexah¡droqu¡nazol¡n-2-
81 (m, 6H), 1,95-2,02 (m, 2H), 2,36-2,4 1 (m, 2H), 2,44 -4,35 (m, 2H), 11,37 (s a, 1H).
l)p¡per¡d¡n-4-et¡lo (2,68 g) se d¡solv¡ó en tetrah¡drofurano y la mezcla se ag¡tó a temperatura amb¡ente durante 14 a la soluc¡ón de reacc¡ón, segu¡do de la extracc¡ón con ¡o anh¡dro y se concentró a pres¡ón reduc¡da, el res¡duo eact¡vo de Dess-Mart¡n (4,464 g) y la mezcla se agitó a acuosa de h¡drogenocarbonato sód¡co a la soluc¡ón de orgán¡ca se secó con sulfato de magnes¡o anh¡dro y se ¡f¡có por cromatografía en columna sobre gel de síl¡ce 6,7,8-hexah¡droqu¡nazol¡n-2-¡l)p¡per¡d¡n-4-carboaldehído
1-(4-oxo-3,4,5,6,7,8-hexah¡droqu¡nazol¡n-2-¡l)p¡per¡d¡n-4-¡na (223,5 mg) de la m¡sma manera como en la <Etapa
, 2H), 2,45-2,50 (m, 2H), 3,03-3,11 (m, 2H), 3,55 (s, 2H), , 12,07 (s a, 1H).
l¡n-3.4'-p¡per¡d¡na1-5-carboxíl¡co (Compuesto d¡ana de

<Etapa a>
Primero, se obtuvo carboxilato de 1-ferc-butNoxicarboni 3,4'-piperidina]-5-etilo (82,6 mg) a partir de carboxilato d piperidina]-5-metilo (186,2 mg) de la misma manera co RMN 1H (400 MHz, CDCla) 8: 1,38 (t, J = 7,1Hz, 3H), 1,6 2H), 2,46-2,52 (m, 2H), 3,01-3,10 (m, 2H), 3,97 (s a, 2H), 7. 76-7,79 (m, 1H), 7,92-7,96 (m, 1H), 12,05 (s a, 1H). E
<Etapas b-1 y b-2>
El carboxilato de 1-terc-butiloxicarbonil-1'-(4-oxo-3,4,5,6 etilo (172,3 mg) se disolvió en etanol (3 ml), se le aña mezcla se agitó a la temperatura de reflujo calentándo ácido clorhídrico a la solución de reacción, seguido de sulfato de magnesio anhidro y se concentró a presión r 3,4,5,6,7,8-hexahidroqu inazolin-2-il)espiro[indolin-3,4'-p producto en bruto obtenido se disolvió en cloroformo, temperatura ambiente durante 1 hora. Se añadió una s solución de reacción, seguido de la extracción con clor anhidro y se concentró a presión reducida, y el residuo de sílice (hexano/acetato de etilo = 50/50) para obtener RMN 1H (400 MHz, DMSO-d6) 8: 1,64-1,77 (m, 6H), 1,90 (m, 2H), 3,60 (s, 2H), 4,36-4,44 (m, 2H), 6,54 (d, J = 8. EM (IEN) m/z: 381 [M+H]+.
(Ejemplo 16)
1'-(4-oxo-3.4.5.6.7.8-hexah¡droqu¡nazol¡n-2-¡l)-N-[2-(p¡per (Compuesto diana de prueba 152)
4-oxo-3,4,5,6,7,8-hexahidro quinazolin-2-il)espiro[indolinenciloxicarbonil-1-terc-butNoxicarbonNespiro[indolin-3,4'-la <Etapa a-1> del Ejemplo 10.
9H), 1,65-1,81 (m, 6H), 1,95-2,05 (m, 2 H), 2,34-2,40 (m, (c, J = 7,1Hz, 2H), 4,54-4,62 (m, 2H), 7,58-7,61 (m, 1H), N) m/z: 509415 [M+H]+.
hexahidro quinazolin-2-N)espiro[indolin-3,4'-piperidina]-5-na solución acuosa 5 M de hidróxido sódico (1 ml) y la rante 14 horas. Se añadió una solución acuosa 1 M de tracción con cloroformo. La capa orgánica se secó con ida para obtener ácido 1-(terc-but¡lox¡carbon¡l)-1'-(4-oxodina]-5-carboxílico en forma de un producto en bruto. El le añadió ácido trifluoroacético y la mezcla se agitó a ón acuosa saturada de hidrogenocarbonato sódico a la o. La capa orgánica se secó con sulfato de magnesio nido se purificó por cromatografía en columna sobre gel mpuesto del título (19,6 mg).
(m, 2H), 2,29-2,34 (m, 2H), 2,66-2,71 (m, 2H), 3,26-3,35 1H), 7,60-7,64 (m, 1H).
1-¡l)et¡l1esp¡ro[¡ndol¡n-3,4'-p¡per¡d¡na1-5-carboxam¡da

Primero, se disolvió ácido 1-ferc-butiloxicarbonil-1'-piperidina]-5-carboxílico (20,0 mg) en cloroformo, despu (9,6 mg), dimetilaminopiridina (0,0005 mg), trietilamina se agitó a temperatura ambiente durante 1 hora. Se a sódico a la solución de reacción, seguido de la extracc magnesio anhidro y se concentró a presión reducida. El trifluoroacético y la mezcla se agitó a temperatura ambi de hidrogenocarbonato sódico a la solución de reacció se secó con sulfato de magnesio anhidro y se concen cromatografía en columna sobre gel de sílice (clorofo (3,9 mg).
RMN 1H (400 MHz, CDCla) 8: 1,42-1,48 (m, 2H), 1,55-(m, 2H), 2,42-2,50 (m, 4H), 2,53-2,58 (m, 2H), 3,05-3,14 4,4 2 (m, 2H), 6,60 (d, J = 8,1 Hz, 1H), 6,84 (s a, 1H), 7, EM (IEN) m/z: 491 [M+H]+.
(Ejemplo 17)
2-{6-[(2-morfolinoetoxi)metil1espironndolin-3,4'-piperidin diana de prueba 168)
-3,4,5,6,7,8-hexahidroquinazolin-2-il)espiro[indolin-3,4'-le añadieron 1-(3-dimetilaminopropil)-3-etilcarbodiimida mg) y 1-(2-aminoetil)piperidina (0,007 mg) y la mezcla una solución acuosa saturada de hidrogenocarbonato n cloroformo. La capa orgánica se secó con sulfato de o obtenido se disolvió en cloroformo, se le añadió ácido urante 1 hora. Se añadió una solución acuosa saturada uido de la extracción con cloroformo. La capa orgánica presión reducida, y el residuo obtenido se purificó por etanol = 90/10) para obtener el compuesto del título
, 4H), 1,65-1,85 (m, 8H), 1,90-2,00 (m, 2H), 2,34-2,39 H), 3,48-3,54 (m, 2H), 3,60 (s, 2H), 4,08 (s a, 1H), 4,34 2 (m, 1H), 7. 56 (d, J = 1,6Hz, 1H).
l}-5,6,7,8-tetrahidroquinazolin-4(3H)-ona (Compuesto

Primero, se disolvió carboxilato de 1-(ferc-b ¡l)esp¡ro[¡ndol¡n-3,4'-p¡perid¡na]-6-et¡lo (451,6 mg) en N metoxibencilo (0,145 ml) y carbonato potásico (184,1 horas. Se añadió una solución acuosa saturada de c extracción con cloroformo. La capa orgánica se secó reducida, y el residuo obtenido se purificó por cromato 10/90) para obtener carboxilato de 1-(ferc-butiloxicarb il}espiro[indolin-3,4'-piperidina]-6-etilo (338,4 mg).
carbonil)-1'-(4-oxo-3,4,5,6,7,8-hexahidroqu inazolin-2-etilformamida, después se le añadieron cloruro de 4-la mezcla se agitó a temperatura ambiente durante 14 de amonio a la solución de reacción, seguido de la ulfato de magnesio anhidro y se concentró a presión en columna sobre gel de sílice (metanol/cloroformo = '-{4-[(4-metoxibencil)oxi]-5,6, 7,8-tetrahidroquinazolin-2-EM (IEN) m/z: 629 [M+H]+.
<Etapa b>
El carboxilato de 1-(ferc-but¡loxicarbonN)-1'-{4-[(4-meto 3,4'-piperidina]-6-etilo (104,0 mg) se disolvió en tetra (10,8 mg) y la mezcla se agitó a la temperatura de ref acuosa saturada de cloruro de amonio a la solución de orgánica se secó con sulfato de magnesio anhidro y se en cloroformo. Después, se le añadieron cloruro de ác mezcla se agitó a temperatura ambiente durante
hidrogenocarbonato sódico a la solución de reacción, s secó con sulfato de magnesio anhidro y se concentr cromatografía en columna sobre gel de sílice (metanol (clorometil)-1'-{4-[(4-metoxibencil)oxi]-5,6,7,8-tetrahidro EM (IEN) m/z: 605 [M+H]+.
<Etapa c>
La 1-(ferc-butNoxicarbonil)-6-(clorometil)-1'-(4-[(4-metoxi piperidina] (40,0 mg) se disolvió en tetrahidrofurano, de hidruro sódico (7,9 mg) y la mezcla se agitó a la temper solución acuosa saturada de cloruro de amonio a la solu capa orgánica se secó con sulfato de magnesio anhidr disolvió en cloroformo, se le añadió ácido trifluoroacéti horas. Se añadió una solución acuosa saturada de hidr la extracción con cloroformo. La capa orgánica se sec reducida, y el residuo obtenido se purificó por cromato 10/90) para obtener el compuesto del título (19,6 mg).
RMN 1H (400MHz, CDCla) 8: 1,63-1,85 (m, 6H), 1,87-1, 5,7Hz, 2H), 3,05-3,14 (m, 2H), 3,54 (s, 2H), 3,59 (t, J = 1,3 Hz, 1H), 6,69 (dd, J = 7,5, 1,3 Hz, 1H), 7,00 (d, J = 7 EM (IEN) m/z: 480 [M+H]+.
(Ejemplo 18)
2-[6-(3-morfol¡nopropox¡)esp¡ro[¡ndol¡n-3.4'-p¡per¡d¡na1-1' de prueba 196)
cN)ox¡1-5,6, 7, 8-tetrahidroquinazolin-2-il}espiro[indolinurano, después se le añadió tetrahidroborato de litio calentándose durante 5 horas. Se añadió una solución ción, seguido de la extracción con cloroformo. La capa ntró a presión reducida y el residuo obtenido se disolvió etanosulfónico (0,038 ml) y trietilamina (0,069 ml) y la oras. Se añadió una solución acuosa saturada de o de la extracción con cloroformo. La capa orgánica se resión reducida, y el residuo obtenido se purificó por formo = 10/90) para obtener 1-(ferc-butNoxicarbonil)-6-zolin-2-il}espiro[indolin-3,4'-piperidina] (64,0 mg).
il)oxi1-5,6,7,8-tetrahidroquinazoNn-2-il}espiro[indolin-3,4'-s se le añadieron 4-(2-hidroxietil)morfolina (0,024 ml) e de reflujo calentándose durante 5 horas. Se añadió una de reacción, seguido de la extracción con cloroformo. La e concentró a presión reducida y el residuo obtenido se la mezcla se agitó a temperatura ambiente durante 14 ocarbonato sódico a la solución de reacción, seguido de sulfato de magnesio anhidro y se concentró a presión en columna sobre gel de sílice (metanol/cloroformo =
, 2H), 2,31-2,37 (m, 2H), 2,45-2,53 (m, 6H), 2,61 (t, J = , 2H), 3,70-3,74 (m, 4H), 4,37-4,45 (m, 4H), 6,65 (d, J = , 1H), 11,93 (s a, 1H).
5.6,7.8-tetrah¡droqu¡nazol¡n-4(3H)-ona (Compuesto diana

<Etapa a>
Primero, se obtuvo 2-(6-yodo-espiro[indolin-3,4'-piperidi partir de 1'-benciloxicarbonil-6-yodoespiro[indolin-3,4'-pi a-1> del Ejemplo 10.
'-il-)-5,6,7,8-tetrahidroquinazolin-4(3H)-ona (725,3 mg) a na1 (815,6 mg) de la misma manera como en la <Etapa
RMN 1H (400 MHz, CDCla) 5: 1,65-1,92 (m, 8H), 2,33-2, 4,31-4,38 (m, 2H), 6,76 (d, J = 7,7 Hz, 1H), 6,97 (d, J = EM (IEN) m/z: 463 [M+H]+.
<Etapa b>
La 2-(6-yodo-espiro[indolin-3,4'-piperidina]-1 '-il-)-5,6,7, cloroformo, después se le añadieron dicarbonato de mezcla se agitó a temperatura ambiente durante hidrogenocarbonato sódico a la solución de reacción, s secó con sulfato de magnesio anhidro y se concentró dimetilformamida, después se le añadieron cloruro de 4 mezcla se agitó a temperatura ambiente durante hidrogenocarbonato sódico a la solución de reacción, s secó con sulfato de magnesio anhidro y se concentr cromatografía en columna sobre gel de sílice (metanol/cl 1'-{4-[(4-metoxibencil)oxi]-5,6,7,8-tetrahidroquinazolin-2
<Etapa c>
La 1-ferc-butiloxicarbonN-6-yodo-1'-{4-[(4-metox piperidina] (20,7 mg) se disolvió en tolueno, después se de cesio (14,8 mg), acetato de paladio (0,2 mg) y 5-[di(1 la mezcla se agitó a 80 °C durante 5 horas. Se añadió u la solución de reacción, seguido de la extracción con cl anhidro y se concentró a presión reducida y el residuo o trifluoroacético y la mezcla se agitó a temperatura ambie de hidrogenocarbonato sódico a la solución de reacció se secó con sulfato de magnesio anhidro y se concen cromatografía en columna sobre gel de sílice (metan (15,3 mg).
RMN 1H (400 MHz, CDCla) 5: 1,64-1,98 (m, 10H), 2,33 2H), 3,70-3,74 (m, 4H), 3,94-3,99 (m, 2H), 4,28-4,35 (m 6,92 (d, J = 8,1 Hz, 1H), 11,20 (s a, 1H).
EM (IEN) m/z: 480 [M+H]+.
(Ejemplo 19)
(E)-2-[6-(4-morfol¡no-buta-1-eno-1-¡l)esp¡ro[¡ndol¡n-3.4'-p¡ (Compuesto diana de prueba 197)
, 2H), 2,45-2,50 (m, 2H), 3,02-3,11 (m, 2H), 3,51 (s, 2H), z, 1H), 7,02-7,05 (m, 1H).
trahidroquinazolin-4(3H)-ona (725,3 mg) se disolvió en c-butilo (1,081 ml) y dimetilaminopiridina (19,2 mg) y la oras. Se añadió una solución acuosa saturada de do de la extracción con cloroformo. La capa orgánica se esión reducida. El residuo obtenido se disolvió en N,N-oxibencilo (0,32 ml) y carbonato potásico (433,6 mg) y la horas. Se añadió una solución acuosa saturada de do de la extracción con cloroformo. La capa orgánica se presión reducida y el residuo obtenido se purificó por rmo = 10/90) para obtener 1-ferc-butiloxicarbonil-6-yodopiro[indolin-3,4'-piperidina] (430,6 mg).
il)oxi]-5,6,7,8-tetrahidroquinazolin-2-il}espiro[indolin-3,4'-adieron 4-(3-hidroxipropil)morfolina (0,013 ml), carbonato mantil)fosfino]-1',3',5'-trifenil-1'H-[1,4']bipirazol (1,0 mg) y olución acuosa saturada de hidrogenocarbonato sódico a rmo. La capa orgánica se secó con sulfato de magnesio ido se disolvió en cloroformo, después se le añadió ácido urante 14 horas. Se añadió una solución acuosa saturada guido de la extracción con cloroformo. La capa orgánica presión reducida, y el residuo obtenido se purificó por roformo = 10/90) para obtener el compuesto del título
(m, 2H), 2,44-2,54 (m, 8H), 3,06-3,14 (m, 2H), 3,52 (s, ), 6,24 (d, J = 2,2 Hz, 1H), 6,28 (dd, J = 8,1, 2,2 Hz, 1H),
¡na1-1'-¡l-1-5.6,7.8-tetrah¡droqu¡nazol¡n-4(3H)-ona

Primero, se disolvió 1-ferc-butNoxicarbonil-6-il}espiro[indolin-3,4'-piperidina] (44,6 mg) en 1,4-diox (27,7 mg), carbonato potásico (18,1 mg) y dicloruro diclorometano) (5,3 mg) y la mezcla se agitó a la temp una solución acuosa saturada de hidrogenocarbonato s cloroformo. La capa orgánica se secó con sulfato de m obtenido se disolvió en cloroformo, después se le aña ambiente durante 14 horas. Se añadió una solución ac reacción, seguido de la extracción con cloroformo. La concentró a presión reducida, y el residuo obtenido s (metanol/cloroformo = 10/90) para obtener el compuest -1'-{4-[(4-metoxibencN)oxi]-5,6,7,8-tetrahidroquinazolin-2-después se le añadieron 4-(3-buteno-1-il)morfolina [1,1'-bis(difenilfosfino)ferroceno]paladio (II) (aducto de ra de reflujo calentándose durante 14 horas. Se añadió a la solución de reacción, seguido de la extracción con sio anhidro y se concentró a presión reducida. El residuo cido trifluoroacético y la mezcla se agitó a temperatura saturada de hidrogenocarbonato sódico a la solución de orgánica se secó con sulfato de magnesio anhidro y se rificó por cromatografía en columna sobre gel de sílice título (24,6 mg).
RMN 1H (400 MHz, CDCla) 5: 1,65-1,94 (m, 10H), 2,28-4H), 4,21-4,29 (m, 2H), 6,67-6,68 (m, 1H), 6,70-6,73 (m, EM (IEN) m/z: 476 [M+H]+.
Los compuestos (compuestos diana de prueba) del Ej Tablas 37 a 103 se obtuvieron cada uno de acuerdo c usados en los Ejemplos descritos anteriormente y sus bibliografía y sus métodos aplicados usando materiales t sintetizados de acuerdo con los métodos conocidos por los Ejemplos descritos anteriormente.
(m, 12H), 3,06-3,16 (m, 2H), 3,52 (s, 2H), 3,70-3,76 (m, 6,96-6,98 (d, 1H).
20 al Ejemplo 389 presentados a continuación en las a combinación de algunos métodos entre los métodos dos aplicados así como los métodos conocidos por la como reactivos disponibles comercialmente, compuestos bliografía y sus métodos aplicados, y los intermedios en

conti ción


conti ción


conti ción


conti ción


conti ción


conti ción


co n tin c ió n


conti ción


c o n tin c ió n


c o n tin c ió n

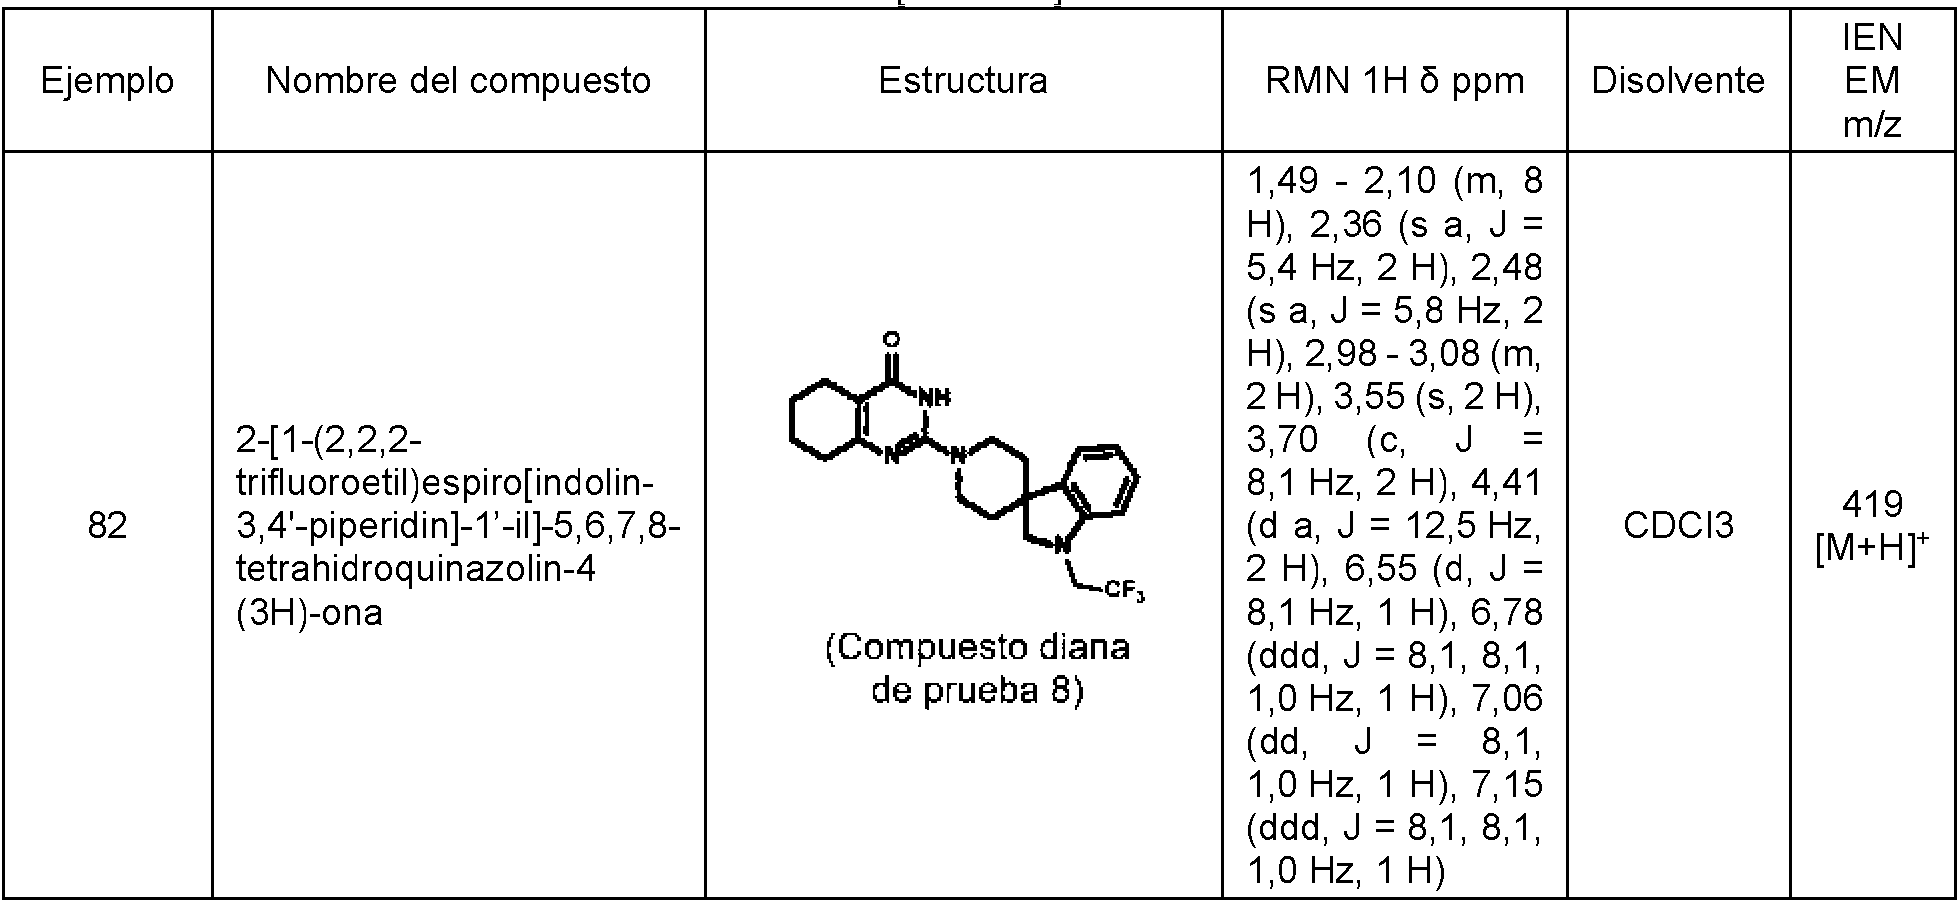
conti ción

conti ción


conti ción


conti ción


contin ción


conti ción


conti ción


conti ción


contin ción


conti ción


contin ción

contin ción


conti ción


conti ción

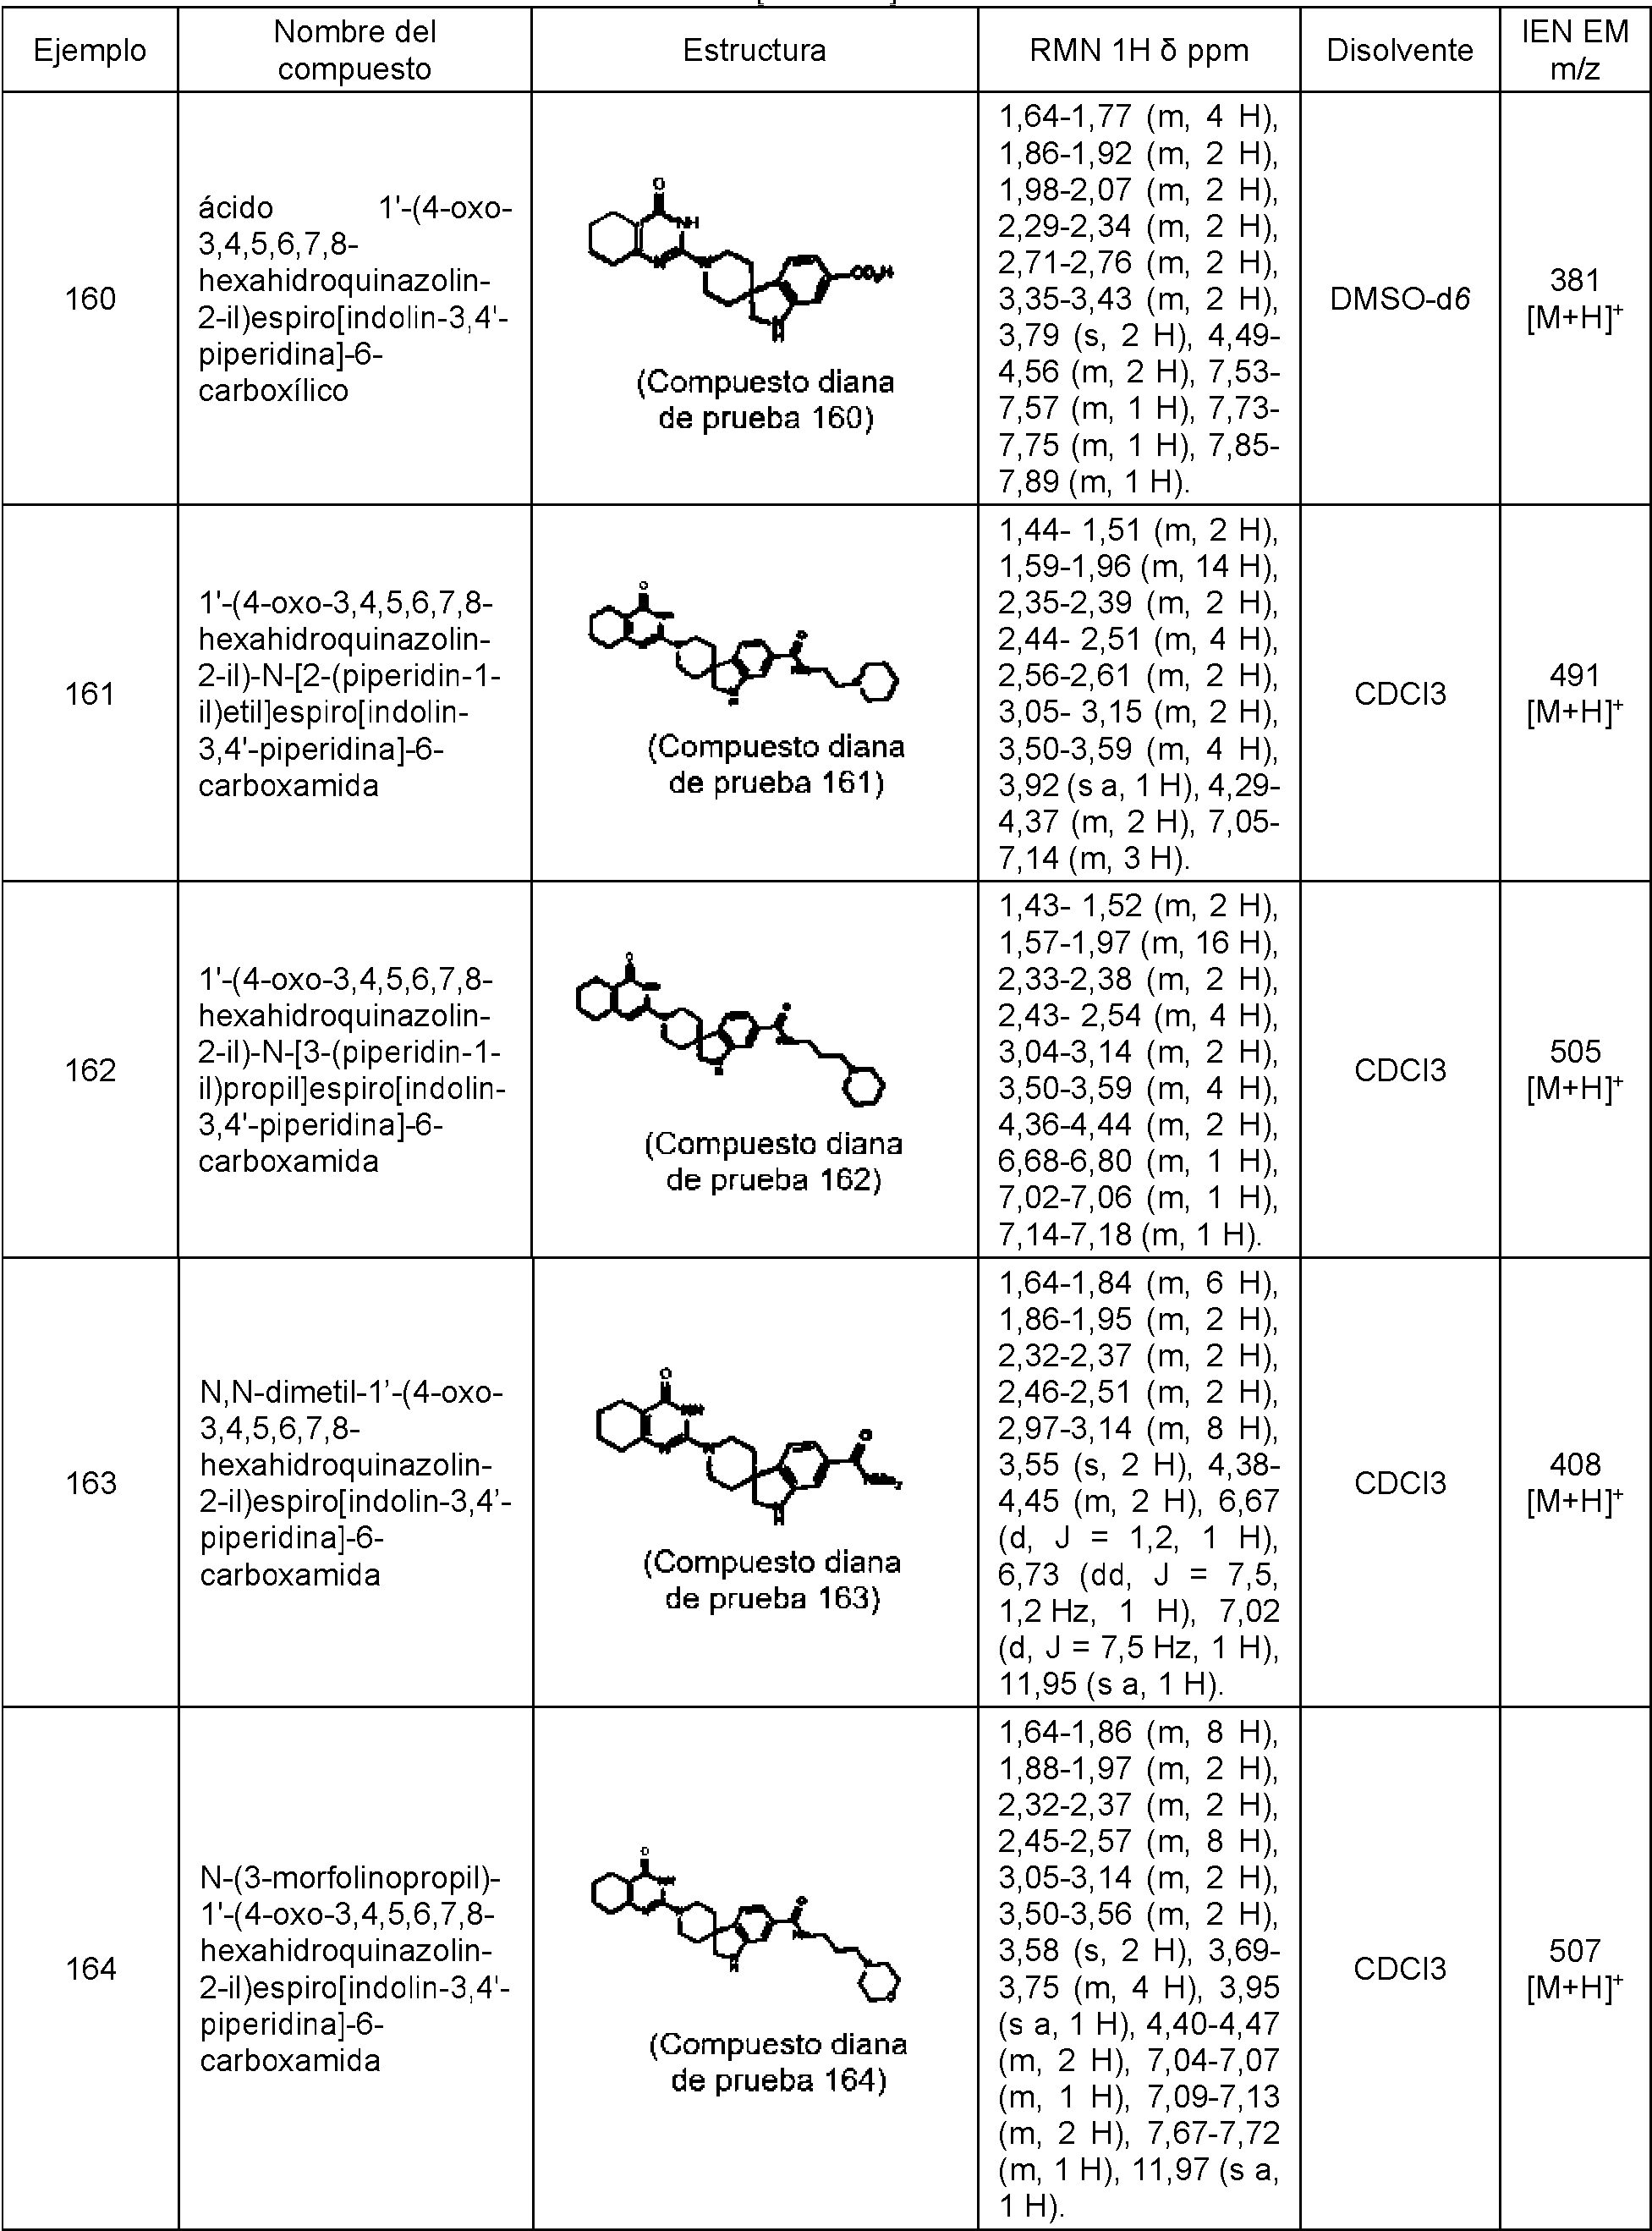
conti ción


conti ción


conti ción


ni i n

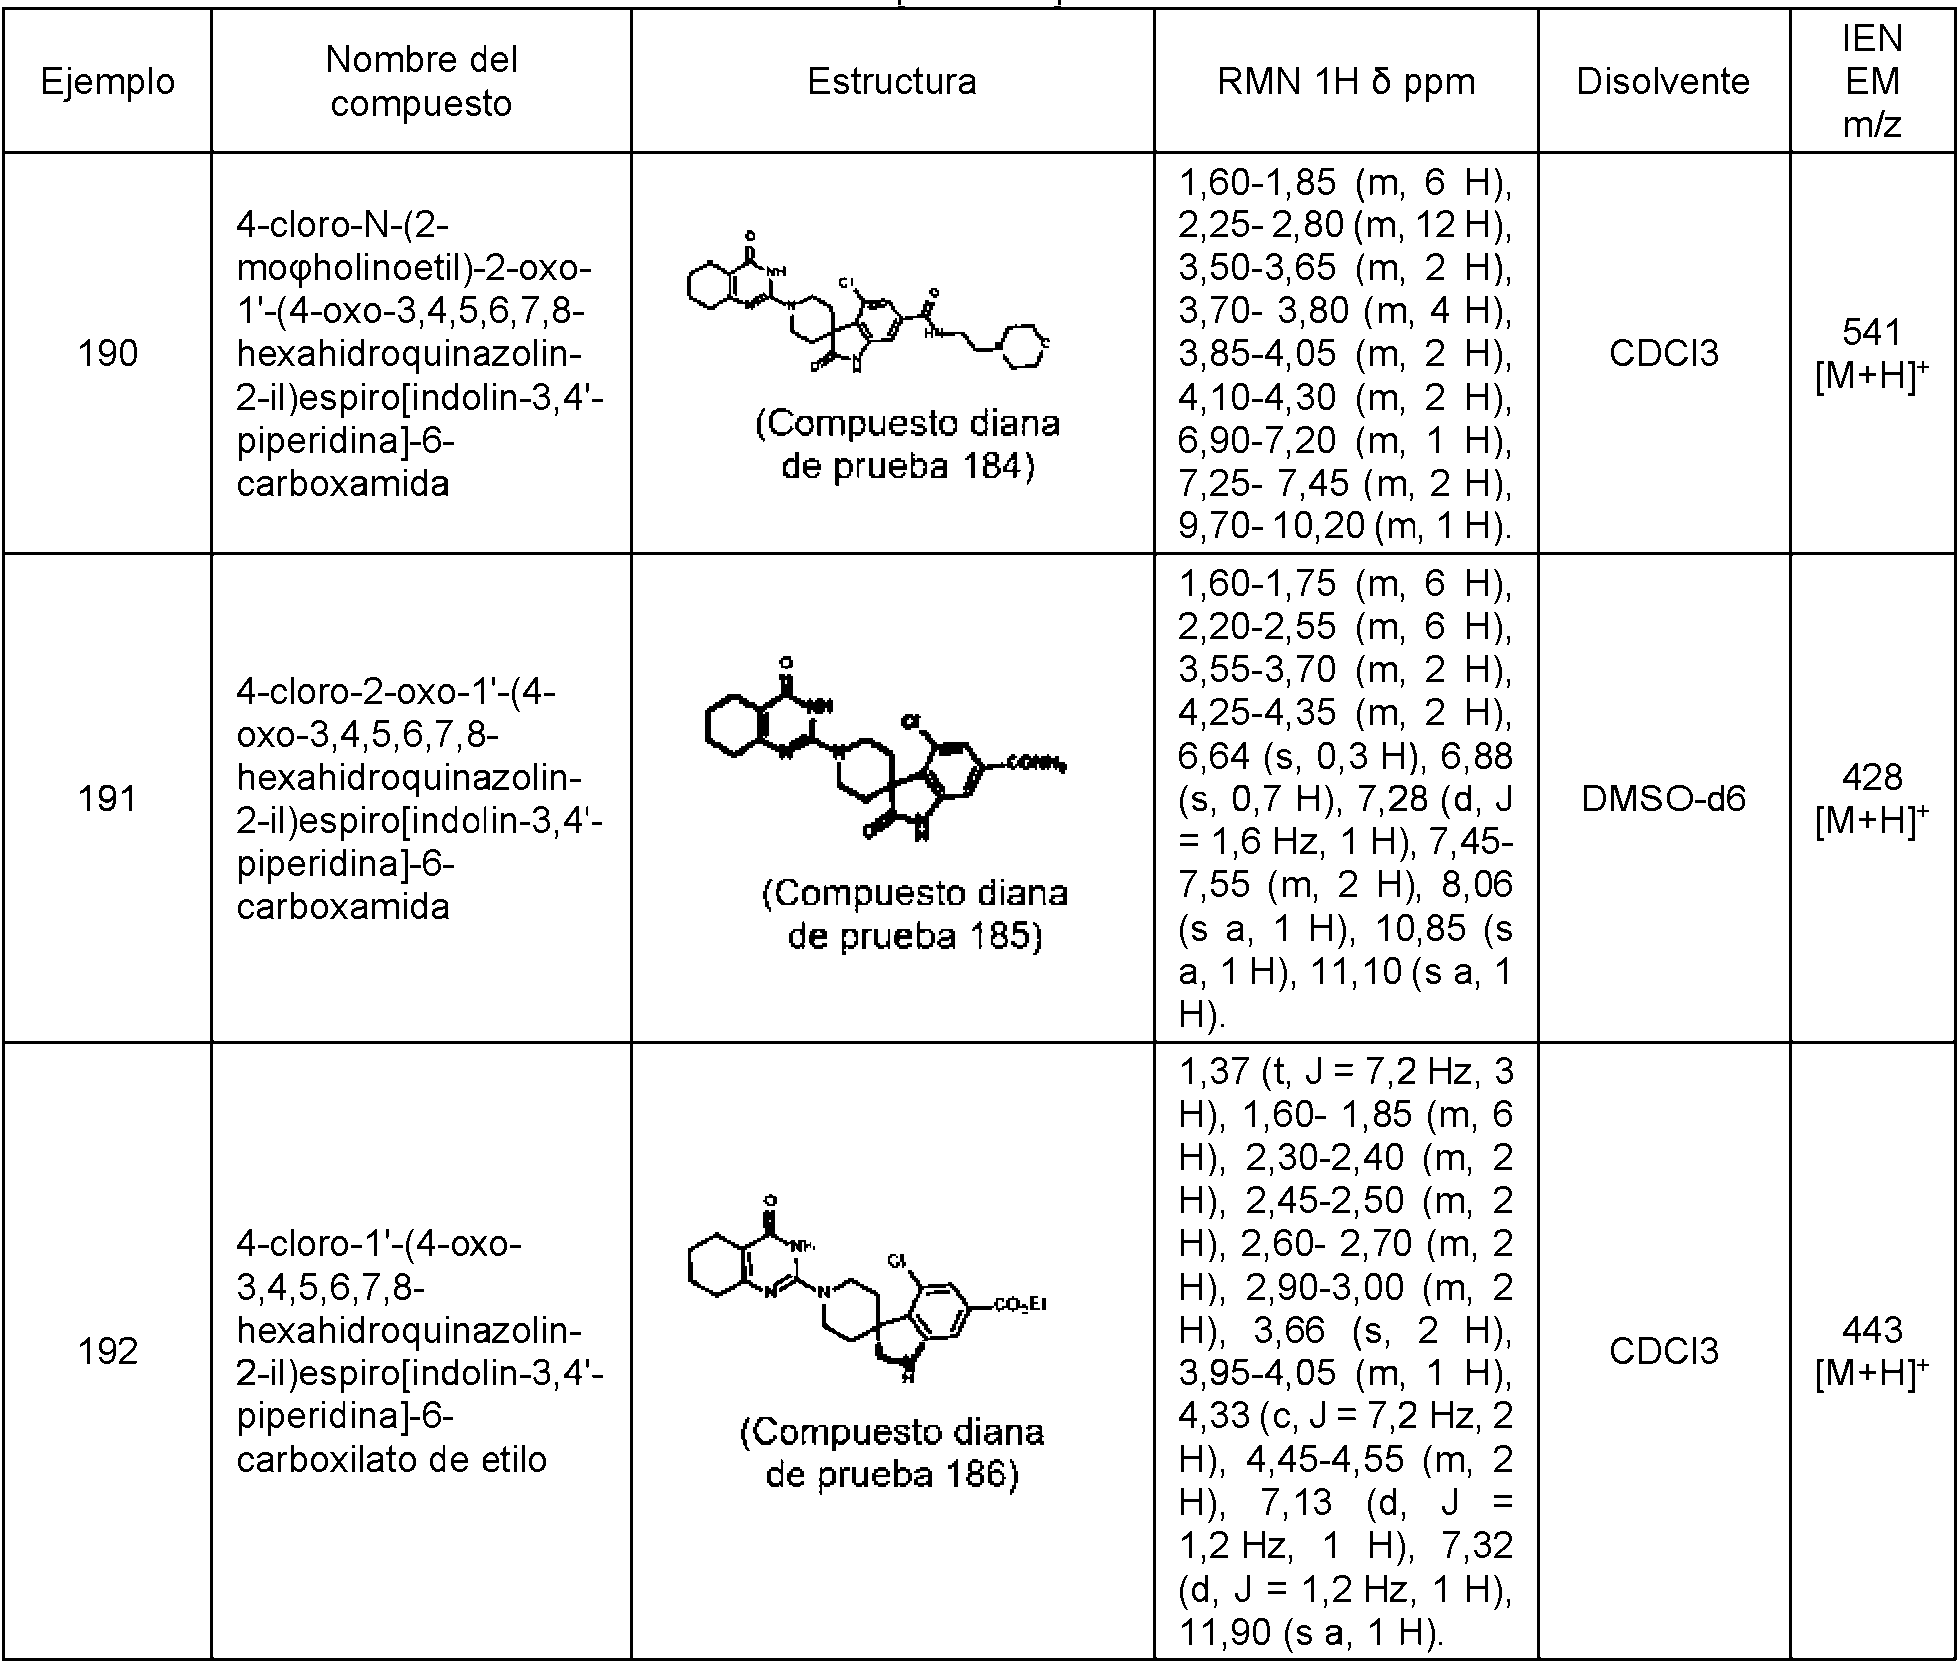
conti ción


ni i n


conti ción
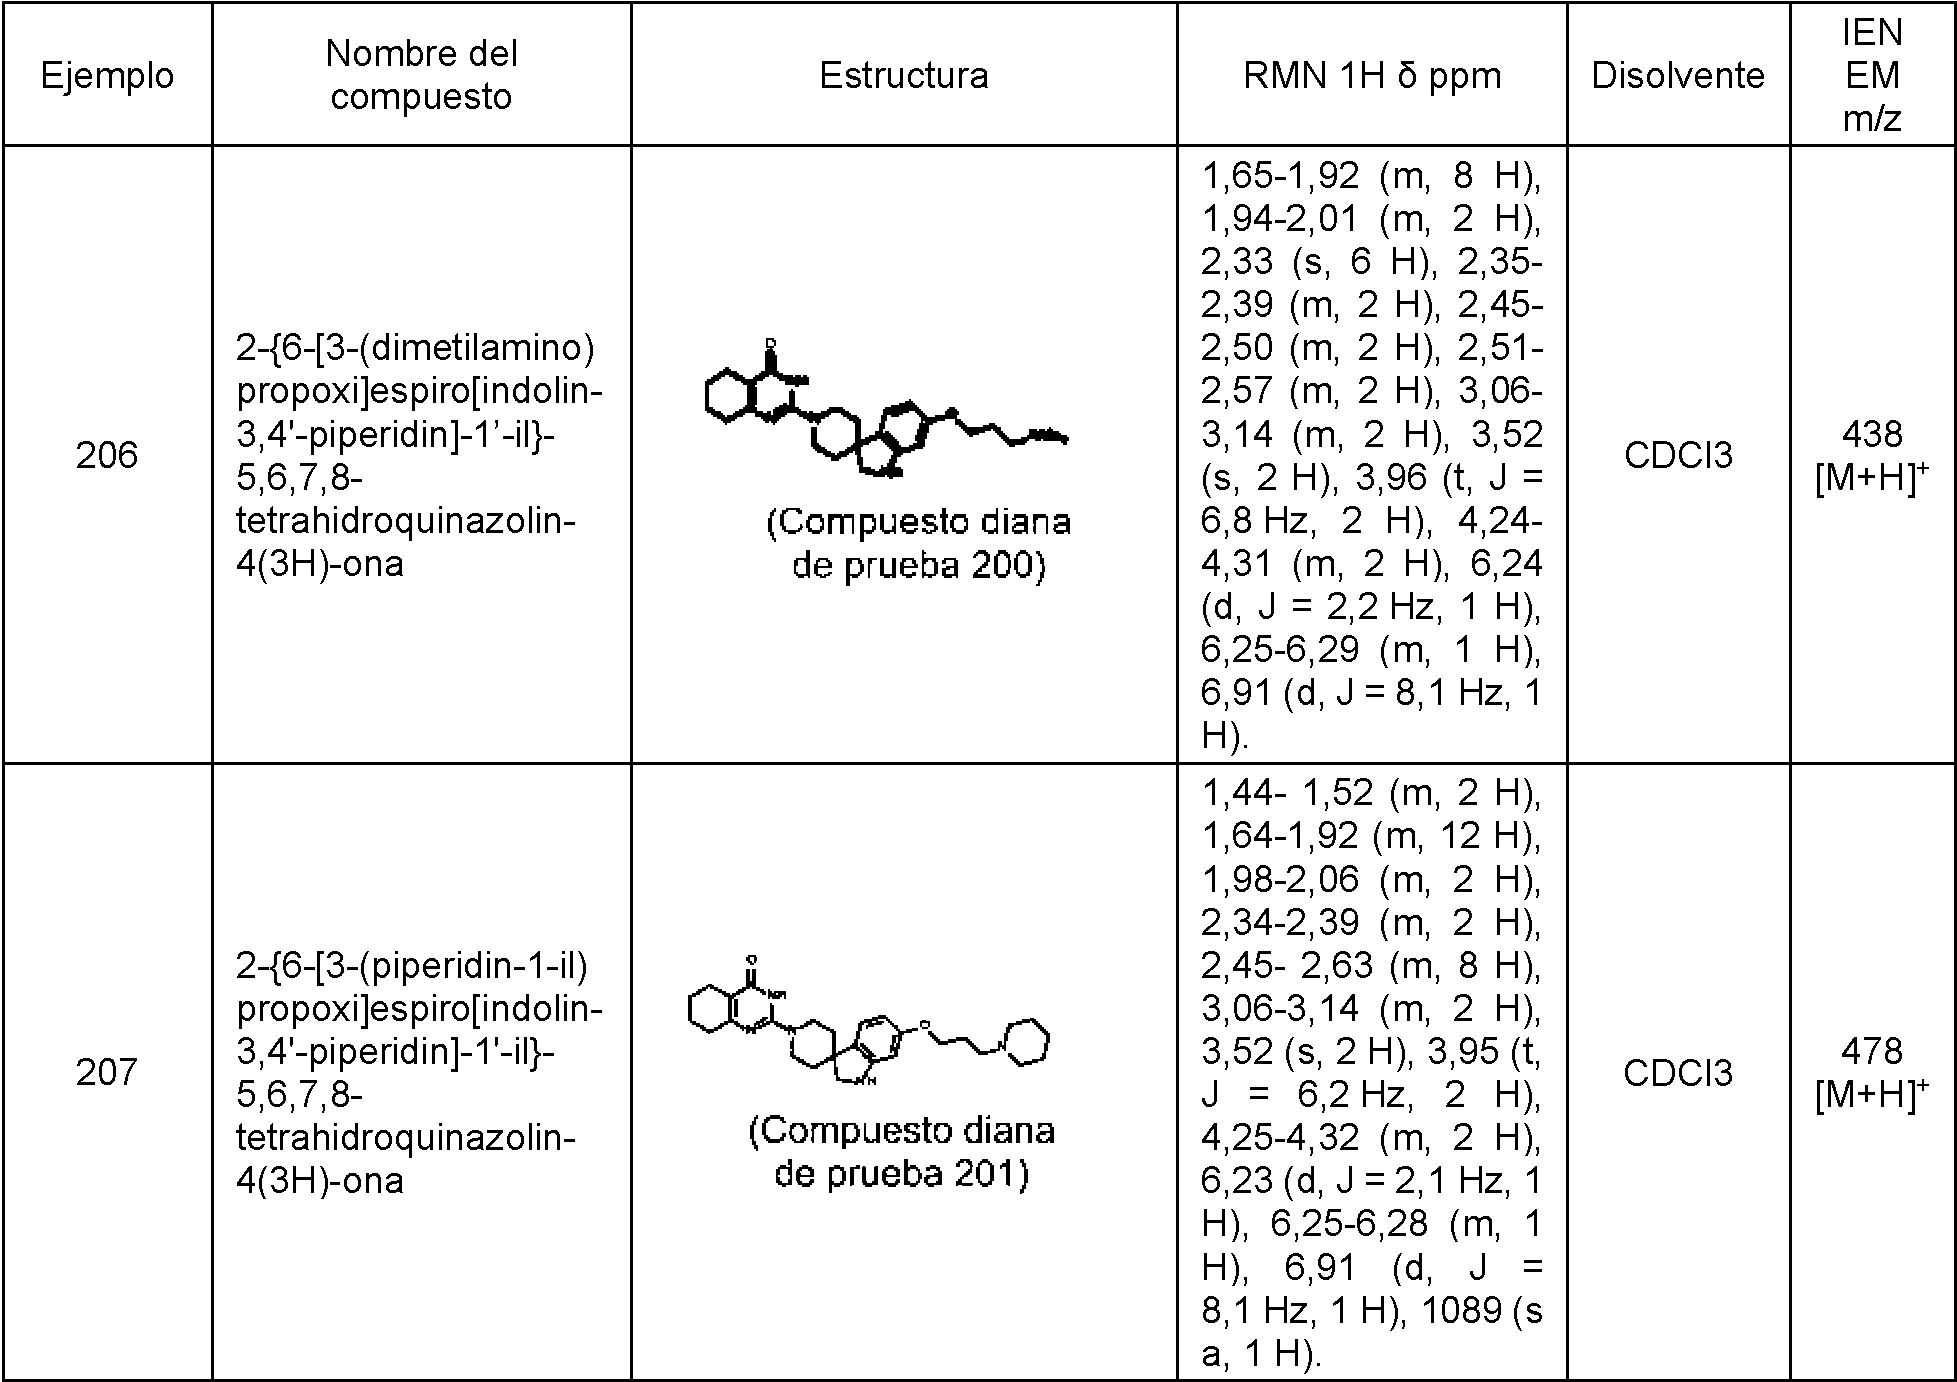
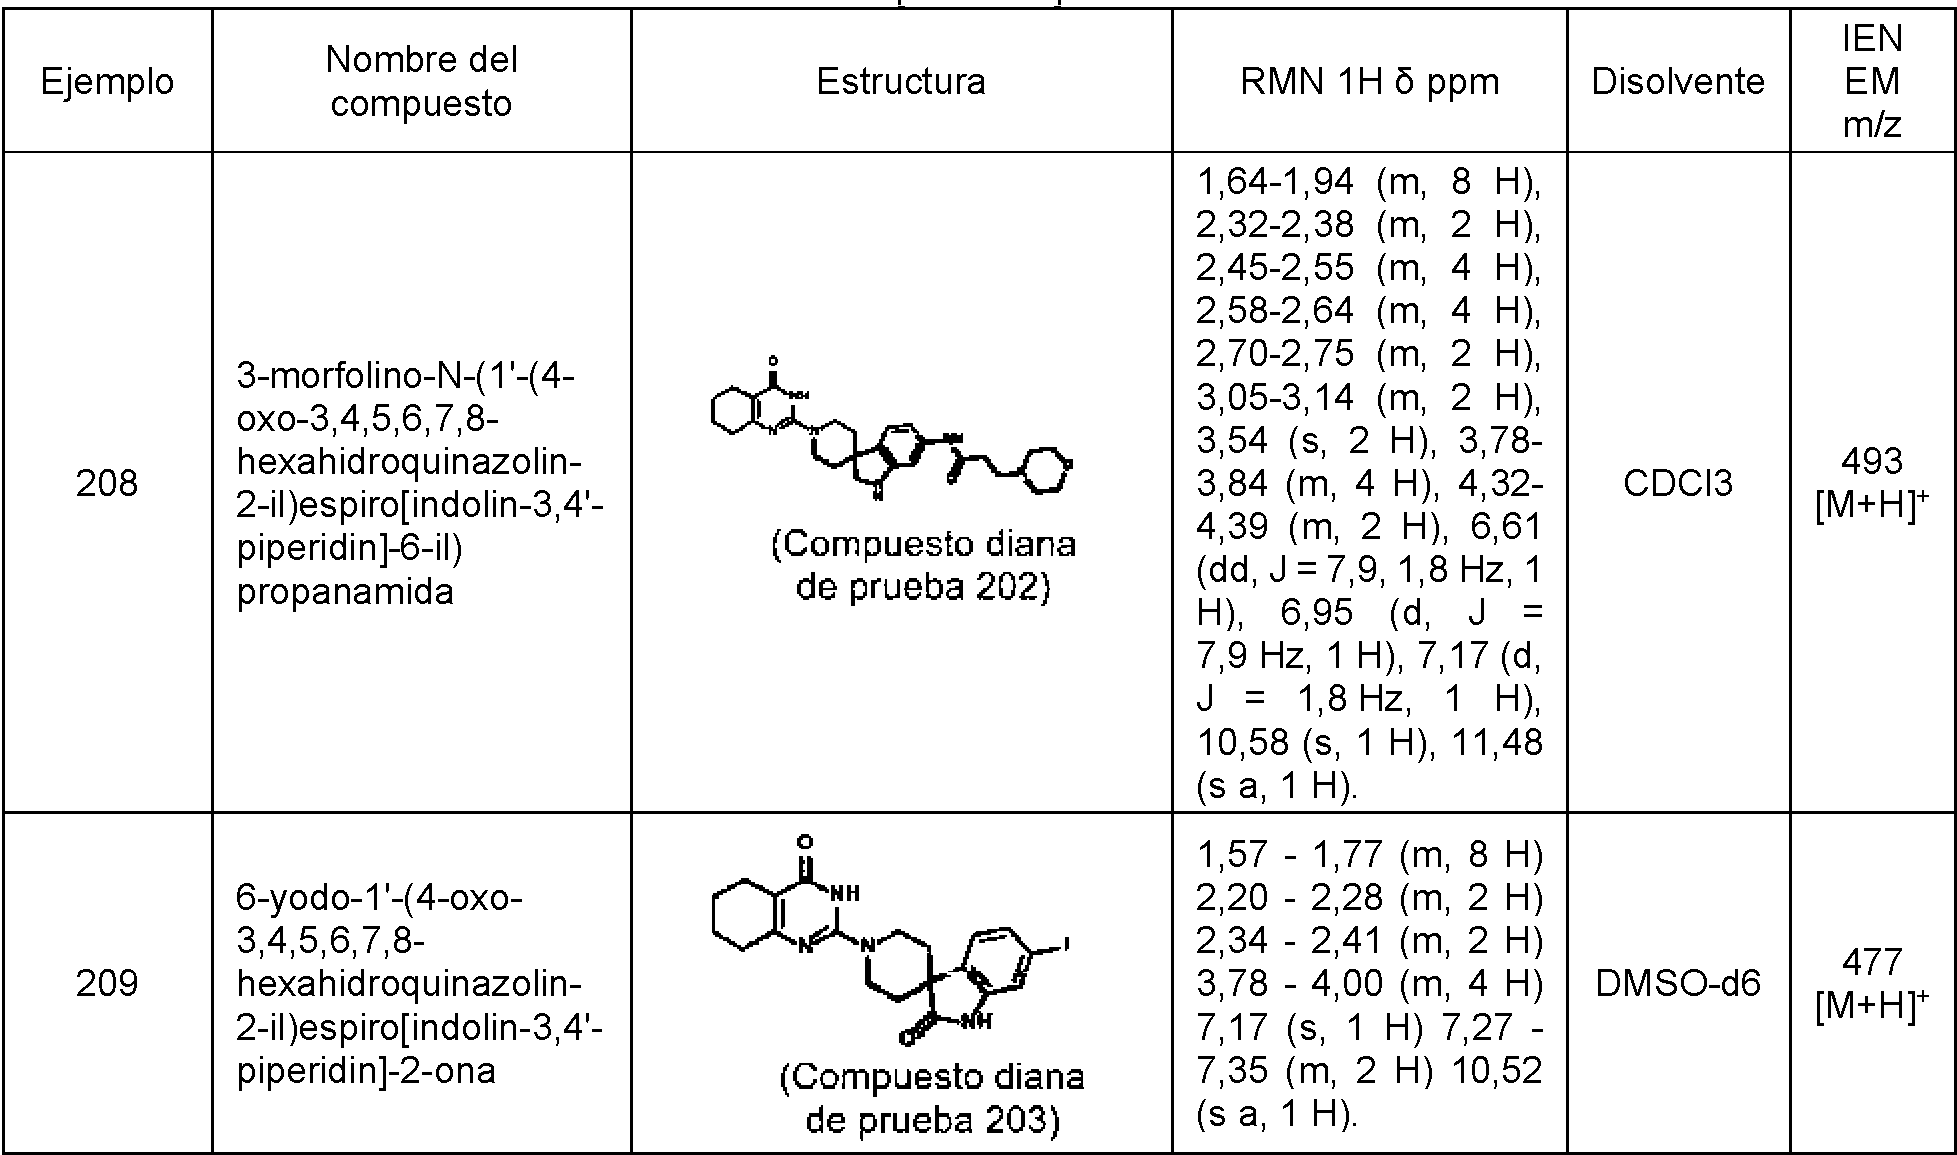
contin ción


conti ción


conti ción


conti ción

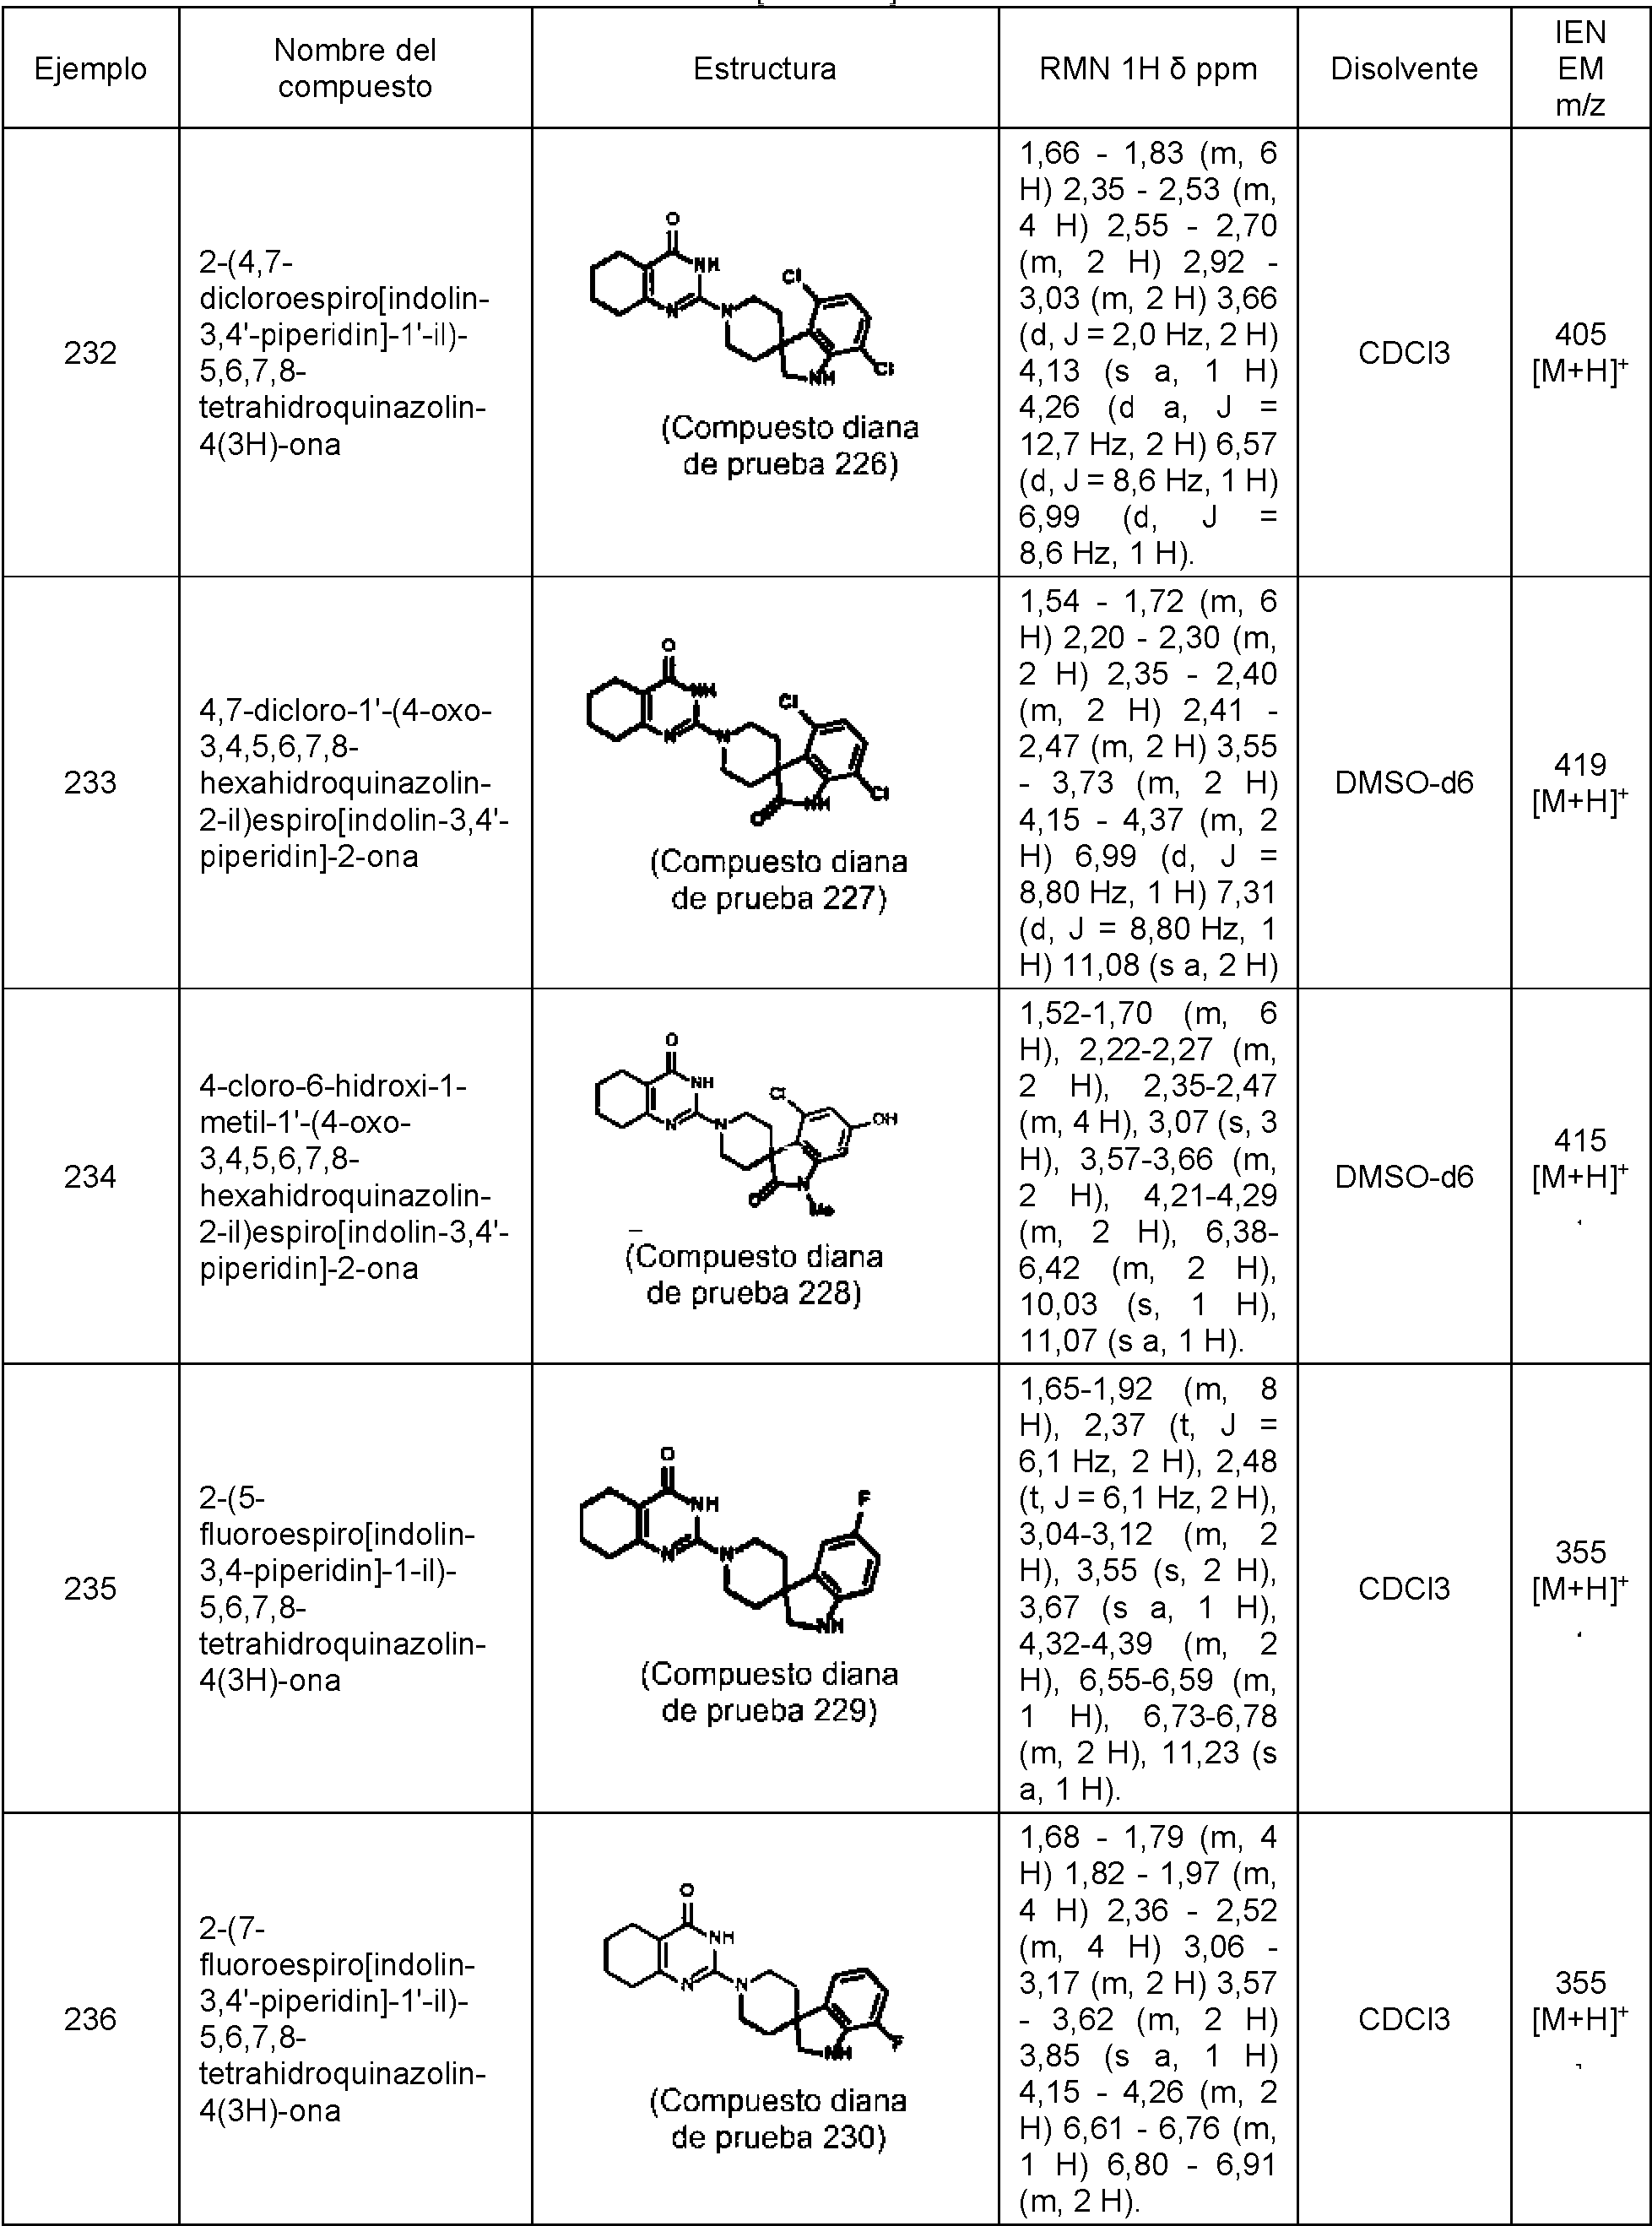
conti ción


c o n tin c ió n


conti ción


conti ción


c o n tin c ió n


c o n ti c ió n


conti ción
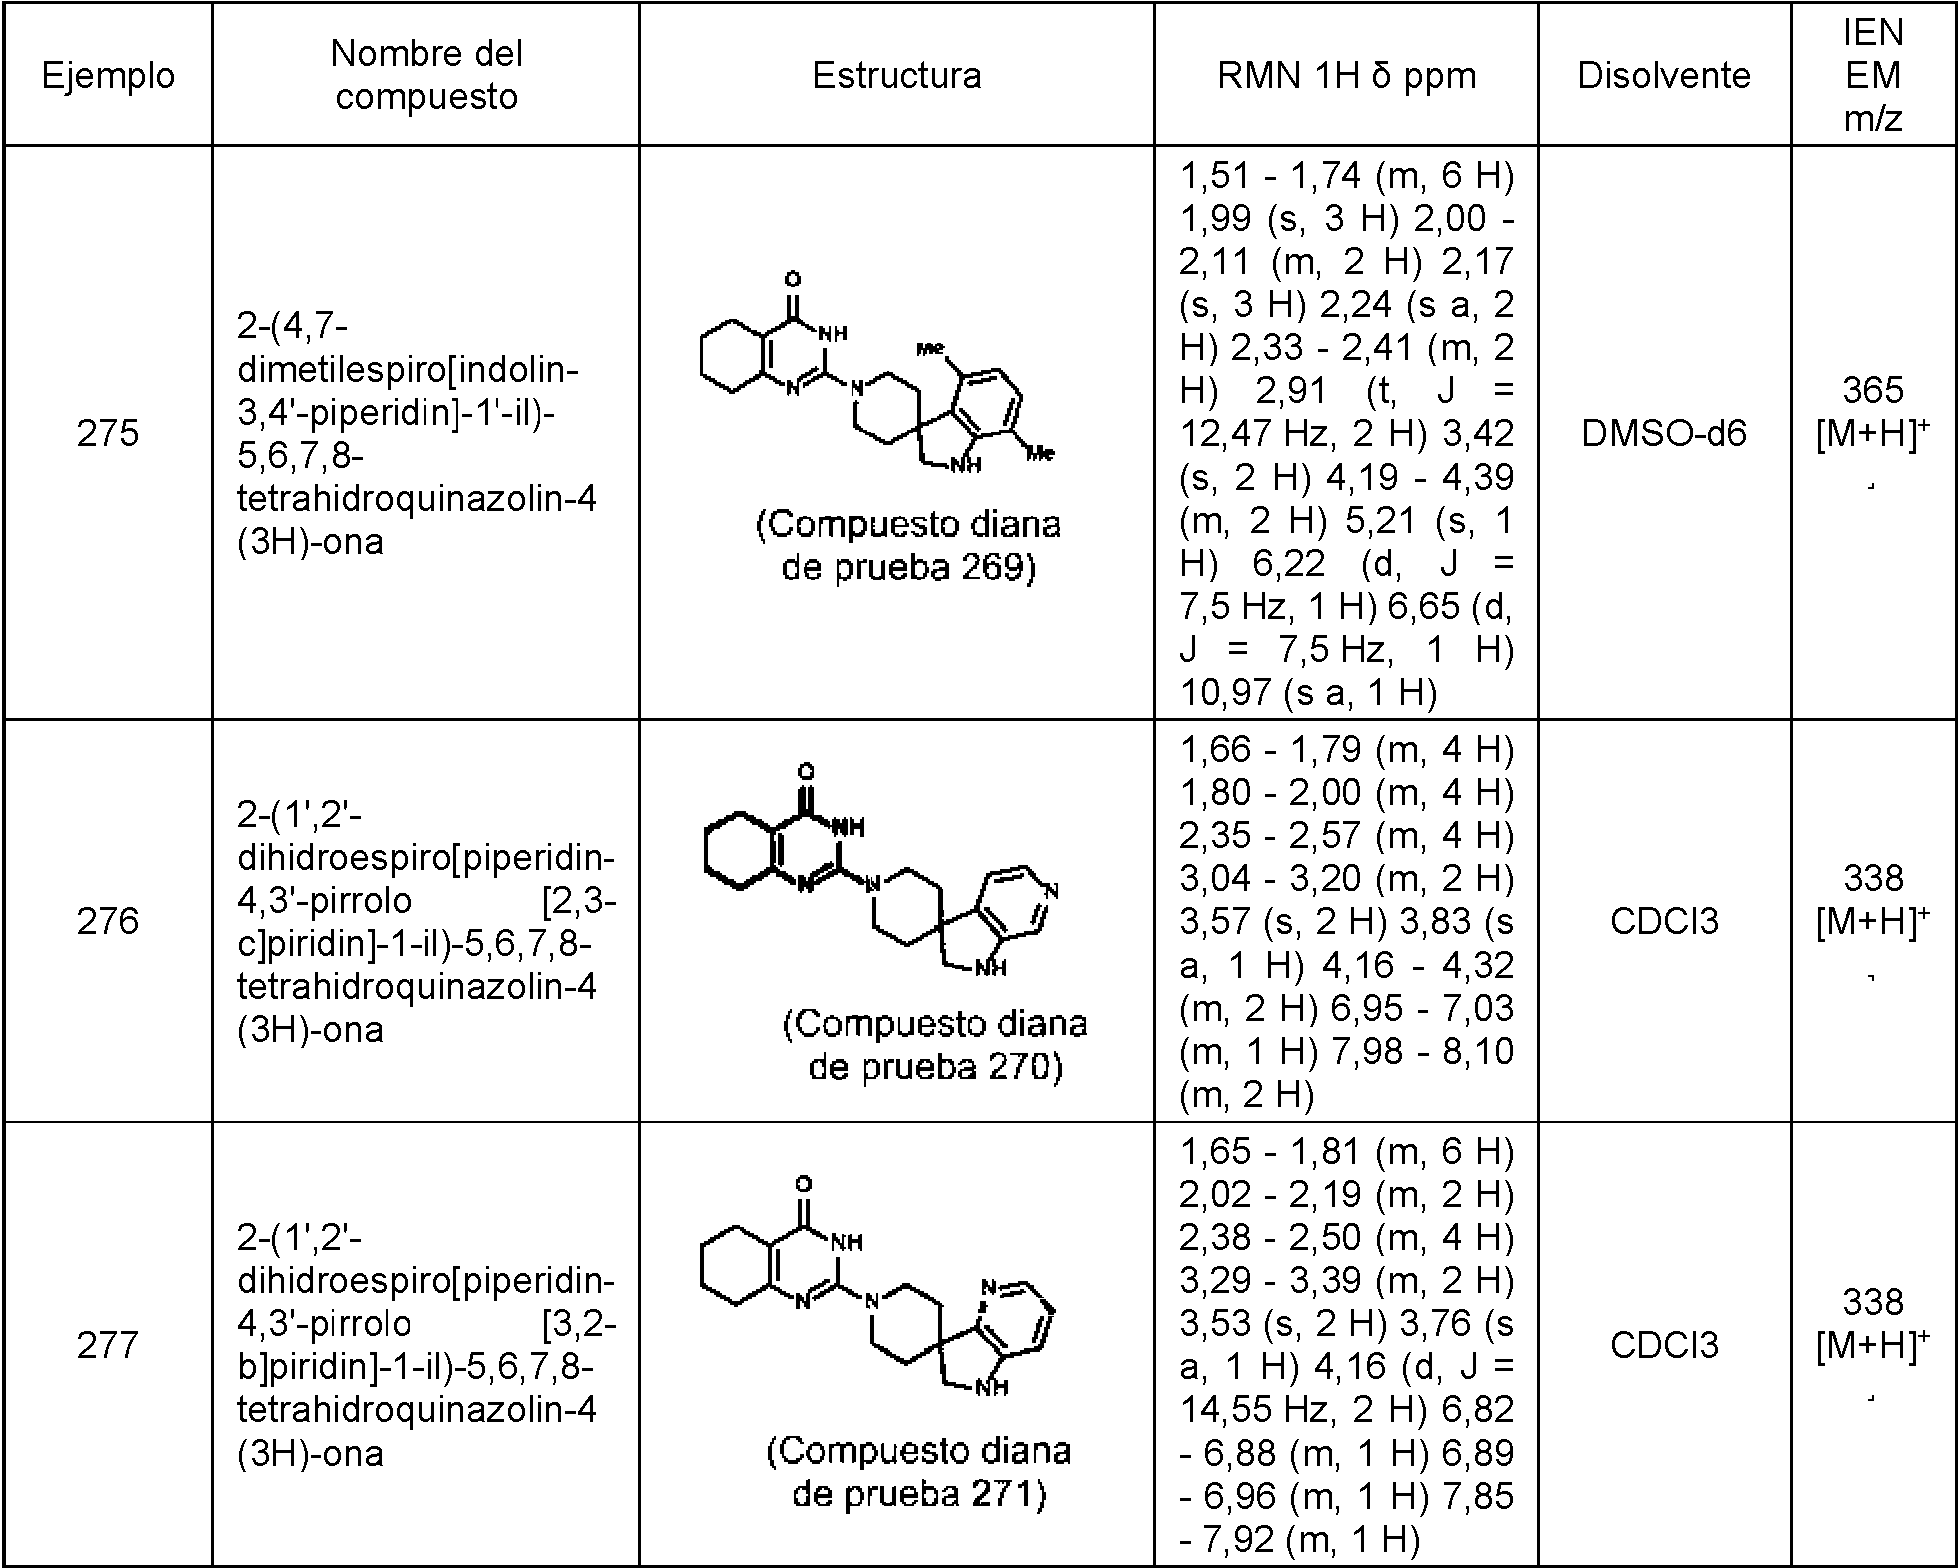


conti ción
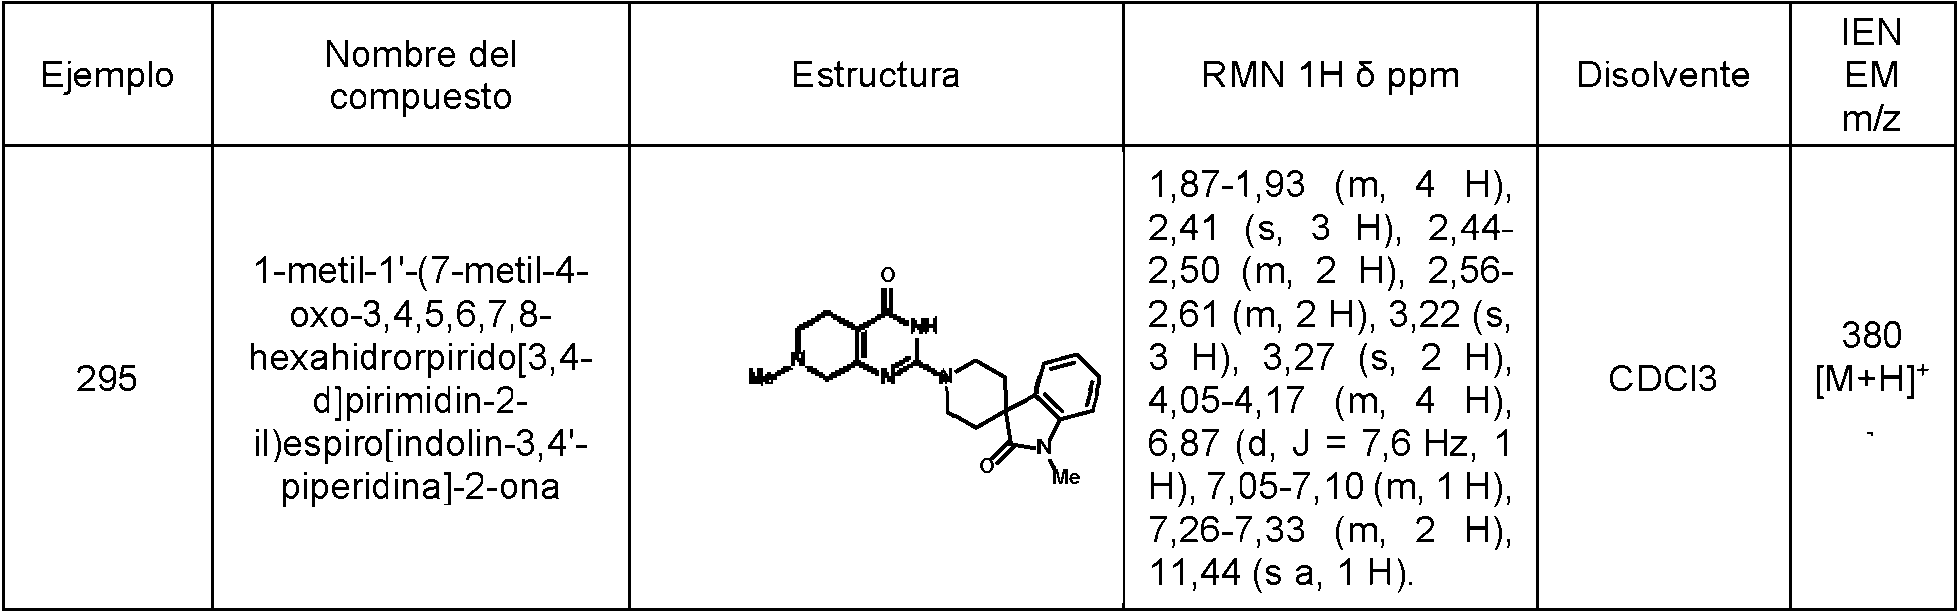

conti ción


conti ción


conti ción


conti ción
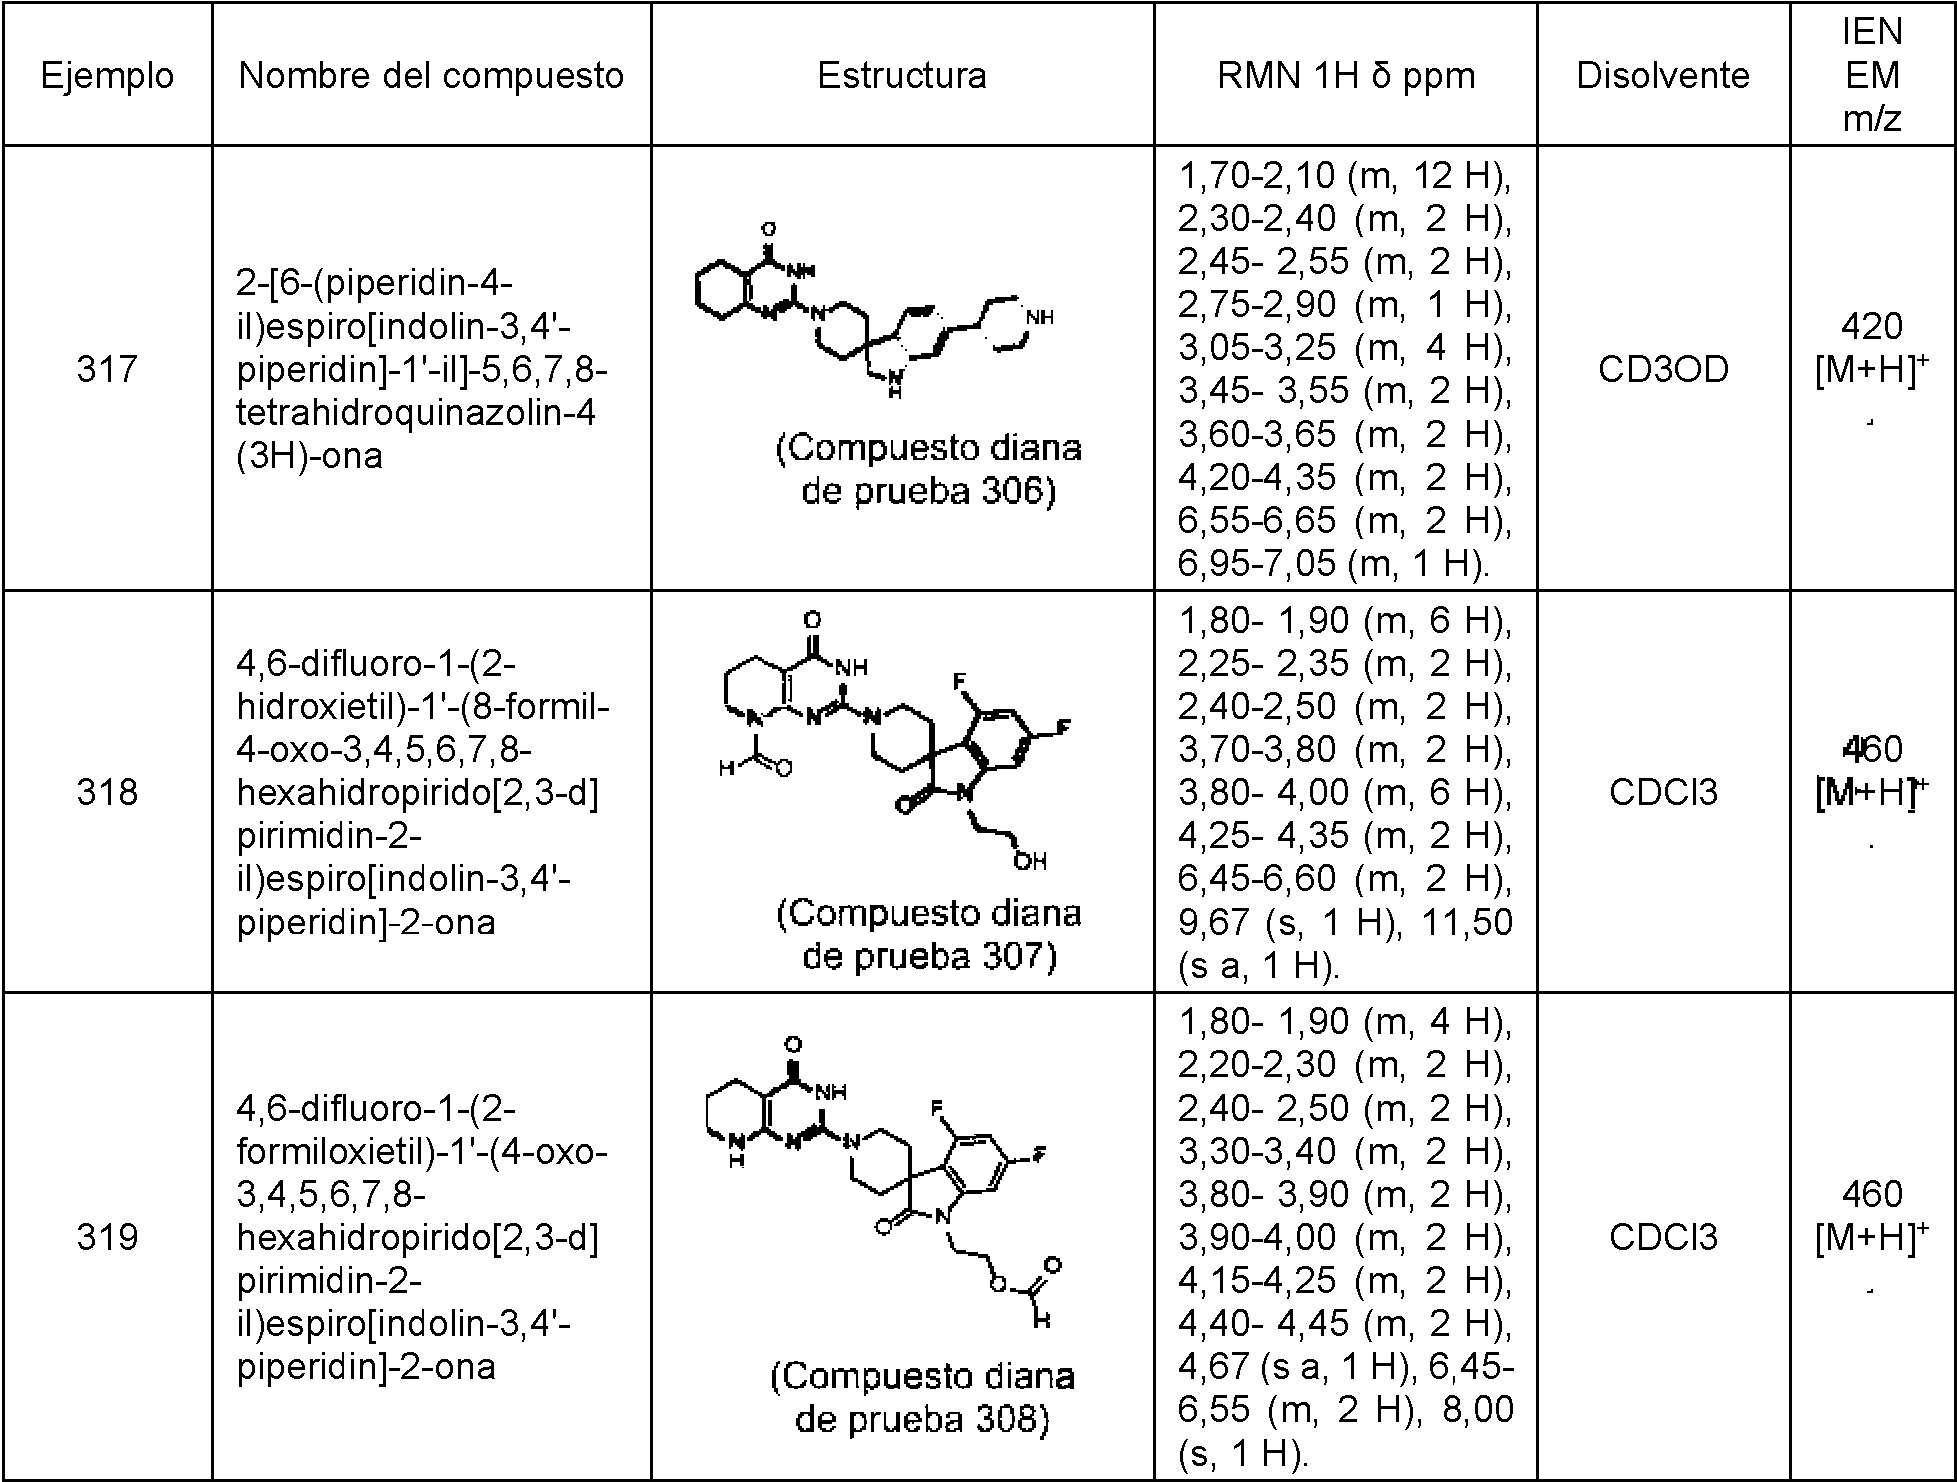

conti ción


conti ción

conti ción

conti ción


conti ción


cont ación

conti ción


conti ción


contin ción

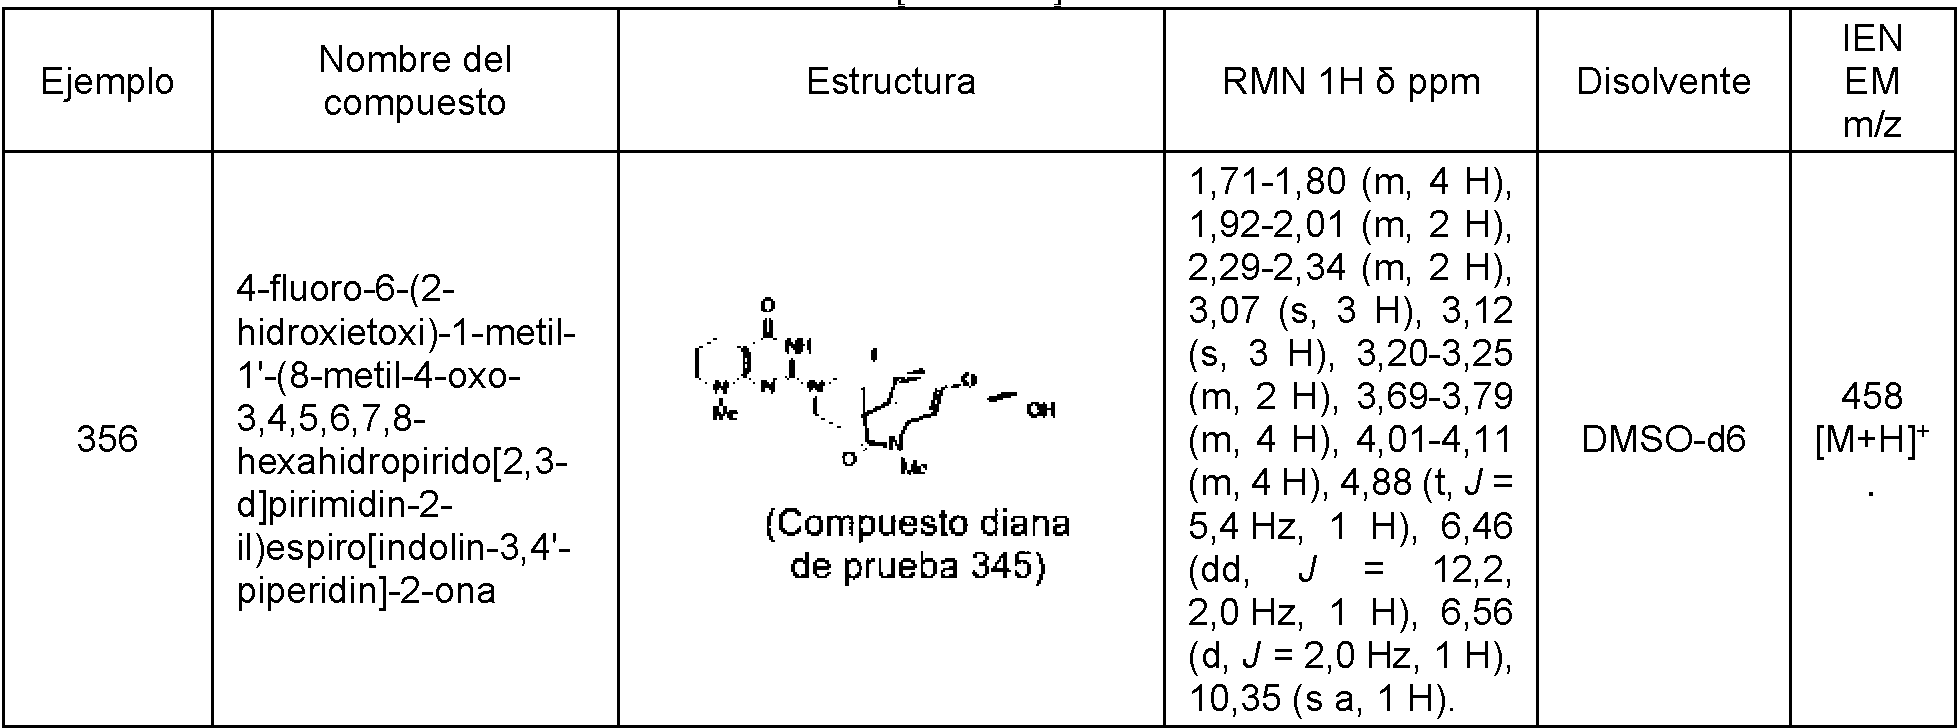
continuación


conti ción


conti ción


conti ción
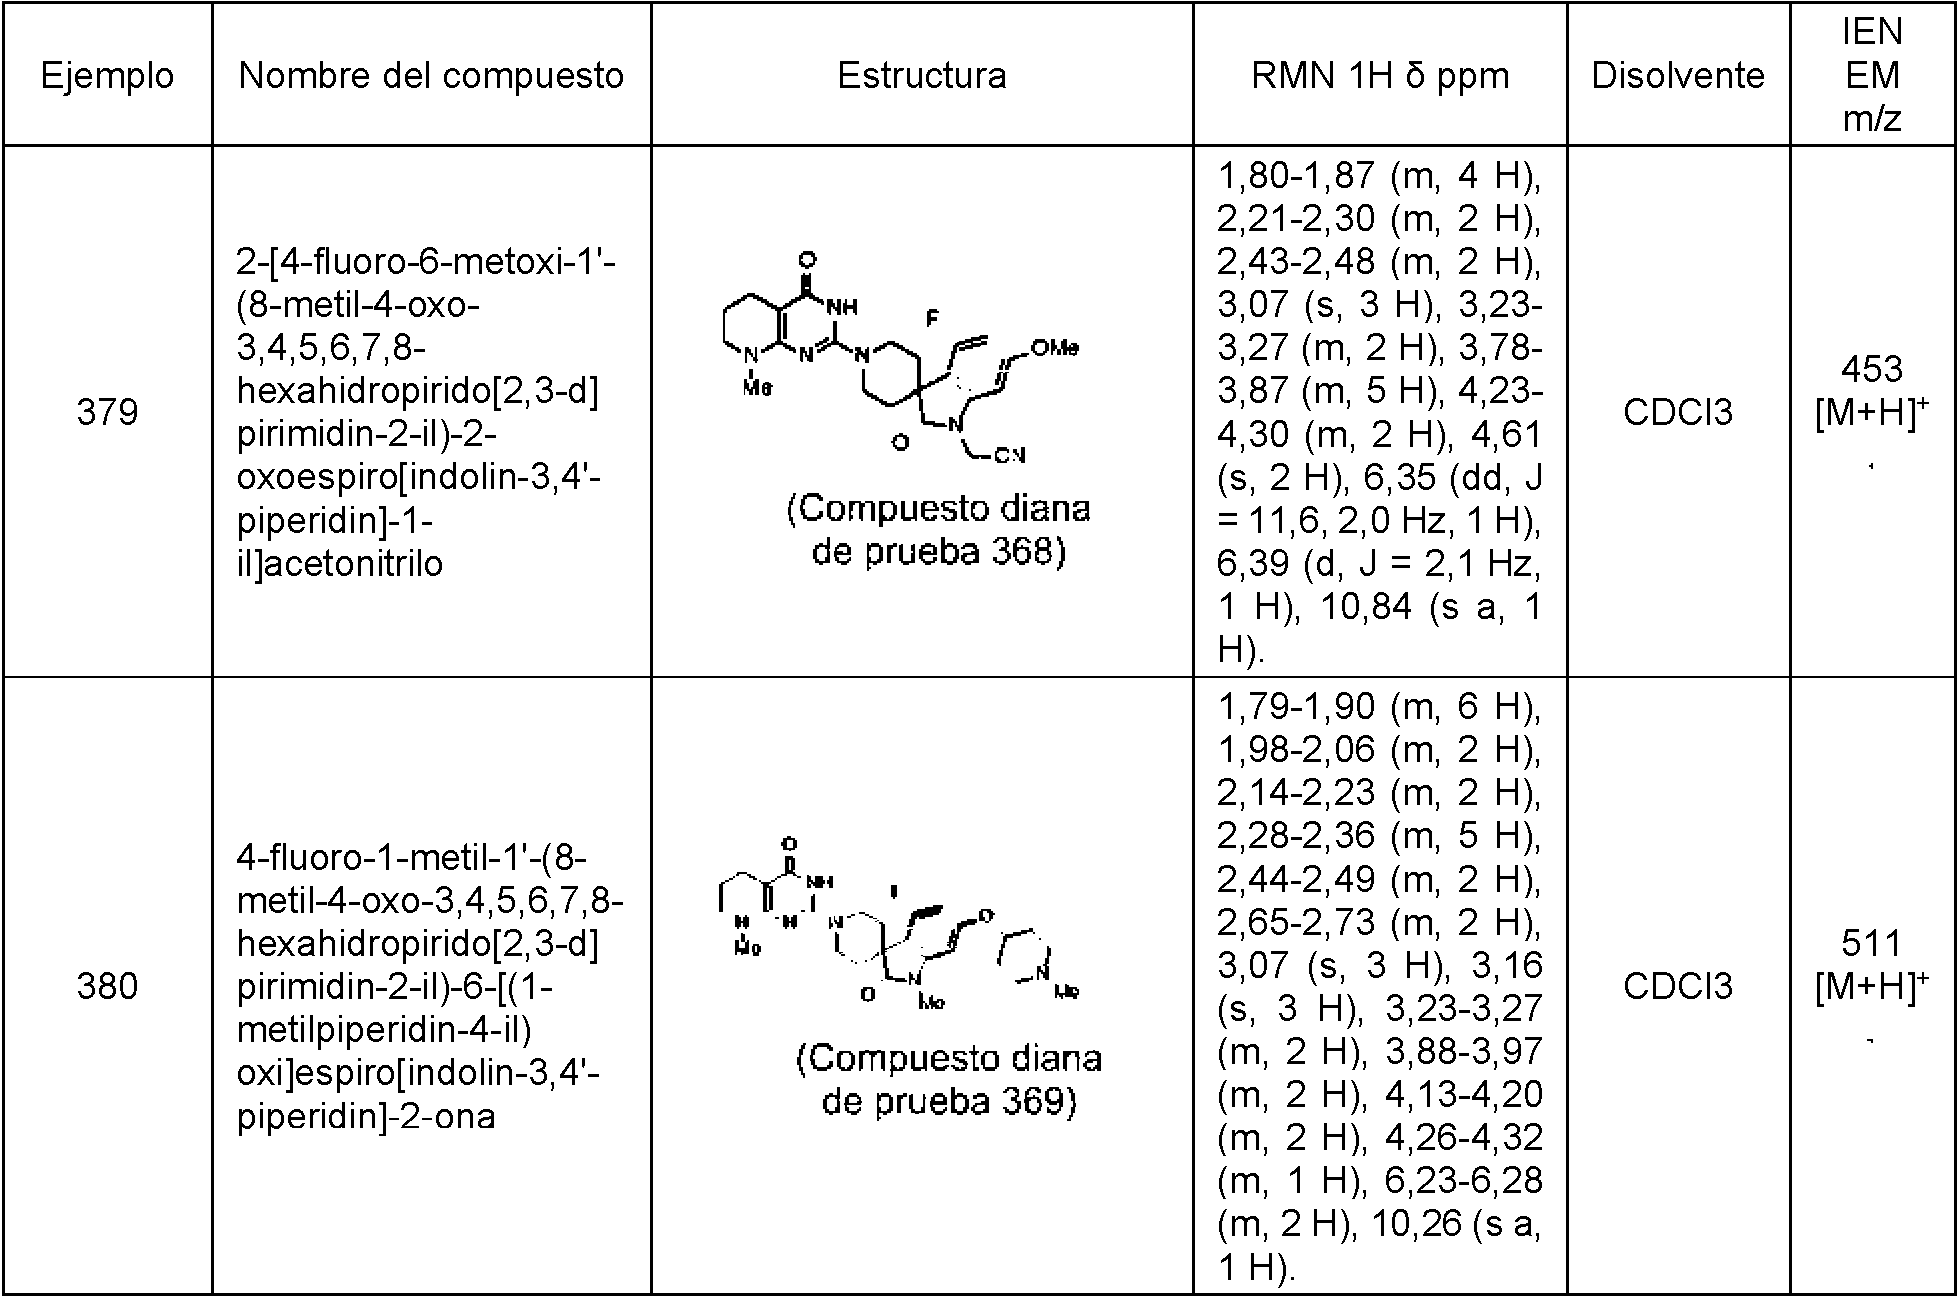

conti ción

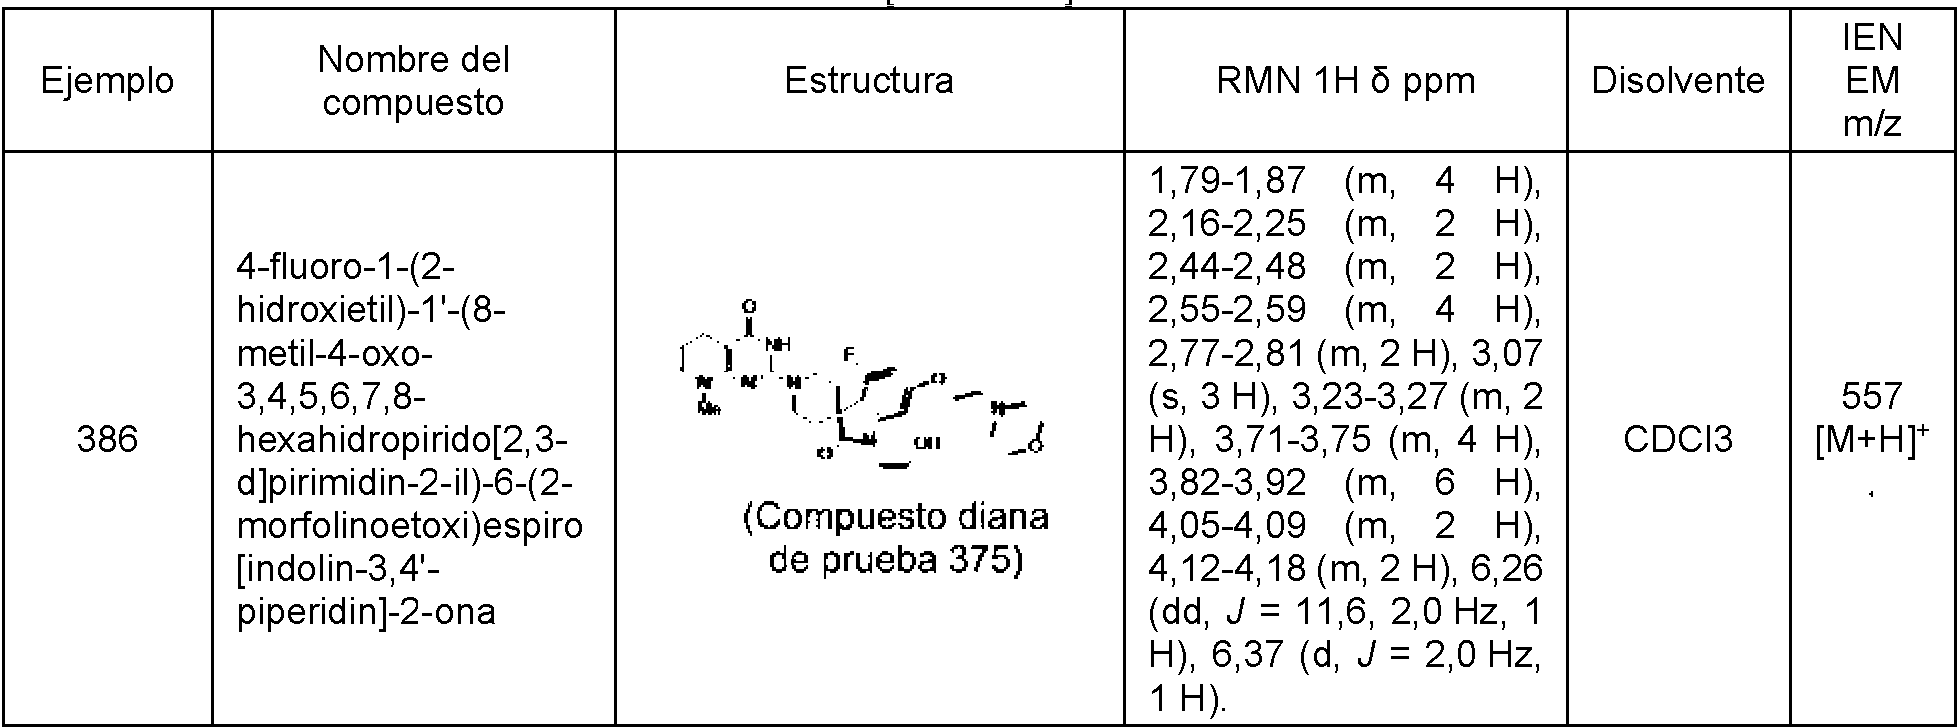
conti ción

(Ejemplo 395)
4-fluoro-1'-(4-h¡drox¡-8-met¡l-6.7-d¡h¡dro-5H-p¡r¡do[2.3-d1p¡ piperidinal-1-ona
¡d¡n-2-¡l)-6-(2-p¡rrol¡d¡n-1-¡letox¡)esp¡ro[2-benzofuran-3,4'-

Primero, se pusieron diclorhidrato de 4-fluoro-6-(2-(44,9 mg) y 2-cloro-8-metil-5,6,7,8-tetrahidropirido[2,3-d] microondas, y se añadieron al mismo etanol (1 ml) y tri reacción de microondas, y se dejó que transcurriera u terminación de la reacción, el disolvente se concentró y e ol¡d¡n-1-iletox¡)esp¡ro[2-benzofuran-3,4'-p¡per¡d¡na]-1-ona imidin-4(3H)-ona (22,0 mg) en un vial de reacción de lamina (46 pl). El recipiente se colocó en el aparato de reacción a 150 °C durante 30 minutos. Después de la siduo se purificó por cromatografía en columna sobre gel
de sílice (cloroformo/metanol = 95/5 a 85/15) para obten color amarillo claro.
RMN 1H (270 MHz, CDCla) 8: 1,69-1,93 (m, 8H), 2,18-2, 3,15-3,43 (m, 4H), 4,19 (t, J = 5,6Hz, 2H), 4,64 (d a, J 2,0 Hz, 1H).
EM (IEN) m/z: 498 [M+H]+.
(Ejemplo 418)
4-fluoro-1-(2-metox¡et¡l)-1'-(8-met¡l-4-oxo-3.4.5.6.7.8-hex ¡l)metox¡1esp¡ro[¡ndol¡n-3,4'-p¡per¡d¡na1-2( 1 H)-ona
compuesto del título (28,1 mg) en forma de un sólido de , 4H), 2,69 (s a, 4H), 2,97 (t J= 5,6 Hz, 2H), 3,07 (s, 2H), 2 Hz, 2H), 6,94 (dd, J = 10,2, 2,0 Hz, 1H), 7,19 (d, J =
p¡r¡do[2,3-d1p¡r¡m¡d¡n-2-¡l)-6-[(1H-tetrazol-5-

Se añad¡eron az¡da sód¡ca (12 mg) y cloruro de amon¡o met¡l-4-oxo-3,4,5,6,7,8-hexah¡dropmdo[2,3-d]p¡r¡m¡d¡n-2-¡ (30 mg) en N,N-d¡met¡lformam¡da (1 ml), y la mezcla s m¡nutos. Se añad¡eron salmuera y ác¡do clorhídr¡co 1 M con cloroformo. La capa orgán¡ca se secó con sulfato d a pres¡ón reduc¡da. El res¡duo obten¡do se pur¡f¡có por c 5/95 a 80/20) para obtener el compuesto del título (12 m RMN 1H (400 MHz, DMSO-d6) 8: 1,65-1,80 (m, 4H), 1,9 5H), 3,50-3,55 (m, 2H), 3,65-3,75 (m, 2H), 3,80-3,90 (m, 1H), 6,75 (d, J = 2,0 Hz, 1H).
EM (IEN) m/z: 540 [M+H]+.
(Ejemplo 430) [4.6-d¡fluoro-1'-(8-met¡l-4-oxo-3,4.5.6.7.8-p¡per¡d¡na1-1(2H)-¡l1etan¡m¡dam¡da
g) a una soluc¡ón de 2-{[4-fluoro-1-(2-metox¡et¡l)-1'-(8-xoesp¡ro[¡ndol¡n-3,4'-p¡per¡d¡na]-6-¡l]ox¡}aceton¡tnlo
ó con ¡rrad¡adón con m¡croondas a 150 °C durante 30 luc¡ón de reacc¡ón, segu¡do de se¡s veces de extracc¡ón nes¡o anh¡dro, y el d¡solvente se ret¡ró por evaporac¡ón tografía en columna de fase ¡nversa (aceton¡tr¡lo/agua =
(m, 2H), 2,30-2,35 (m, 2H), 2,99 (s, 3H), 3,20-3,30 (m, ,05-4,15 (m, 2H), 5,51 (s, 2H), 6,62 (dd, J = 11,6, 2,0 Hz,
¡drop¡r¡d o[2.3-d1p¡r¡m¡d¡n-2-¡l)-2-oxoesp¡ro[¡ndol¡n-3.4'-

Pr¡mero, se suspend¡ó 2-[4,6-d¡fluoro-1'-(8-oxoespiro[indolin-3,4'-piperidina]-1-M]acetonitrilo (38 mg) metóx¡do sód¡co metanol (0,12 ml) y la mezcla se ag¡tó 4-oxo-3,4,5,6,7,8-hexah¡drop¡ndo[2,3-d]p¡nm¡d¡n-2-¡l)-2-etanol (2 ml), después se le añad¡ó una soluc¡ón 1 M de eratura amb¡ente durante 1 hora. Se añad¡ó a la m¡sma
cloruro de amonio (14 mg) y la mezcla se agitó a 50 °C d de reacción, seguido de cinco veces de extracción con c anhidro, y el disolvente se retiró por evaporación a presi en columna de fase inversa (acetonitrilo/agua = 5/95 a (400 MHz, CDsOD) 5: 1,80-1,90 (m, 2H), 1,95-2,05 (m, 3,40 (m, 2H), 3,75-3,85 (m, 2H), 4,15-4,25 (m, 2H), 4,78 EM (IEN) m/z: 458 [M+H]+.
(Ejemplo 442)
ácido (([4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7, piperidina1-6-il1oxi}metil)fosfónico
e 4 horas. Después de eso, se añadió agua a la solución rmo. La capa orgánica se secó con sulfato de magnesio ucida. El residuo obtenido se purificó por cromatografía ) para obtener el compuesto del título (19 mg). RMN 1H ,20-2,30 (m, 2H), 2,40-2,50 (m, 2H), 3,10 (s, 3H), 3,30 ), 6,70-6,75 (m, 1H), 6,80 (dd, J = 8,4, 2,0 Hz, 1H).
hidropirido[2,3-d1pirimidin-2-il)-2-oxoespiro[indolin-3,4'-
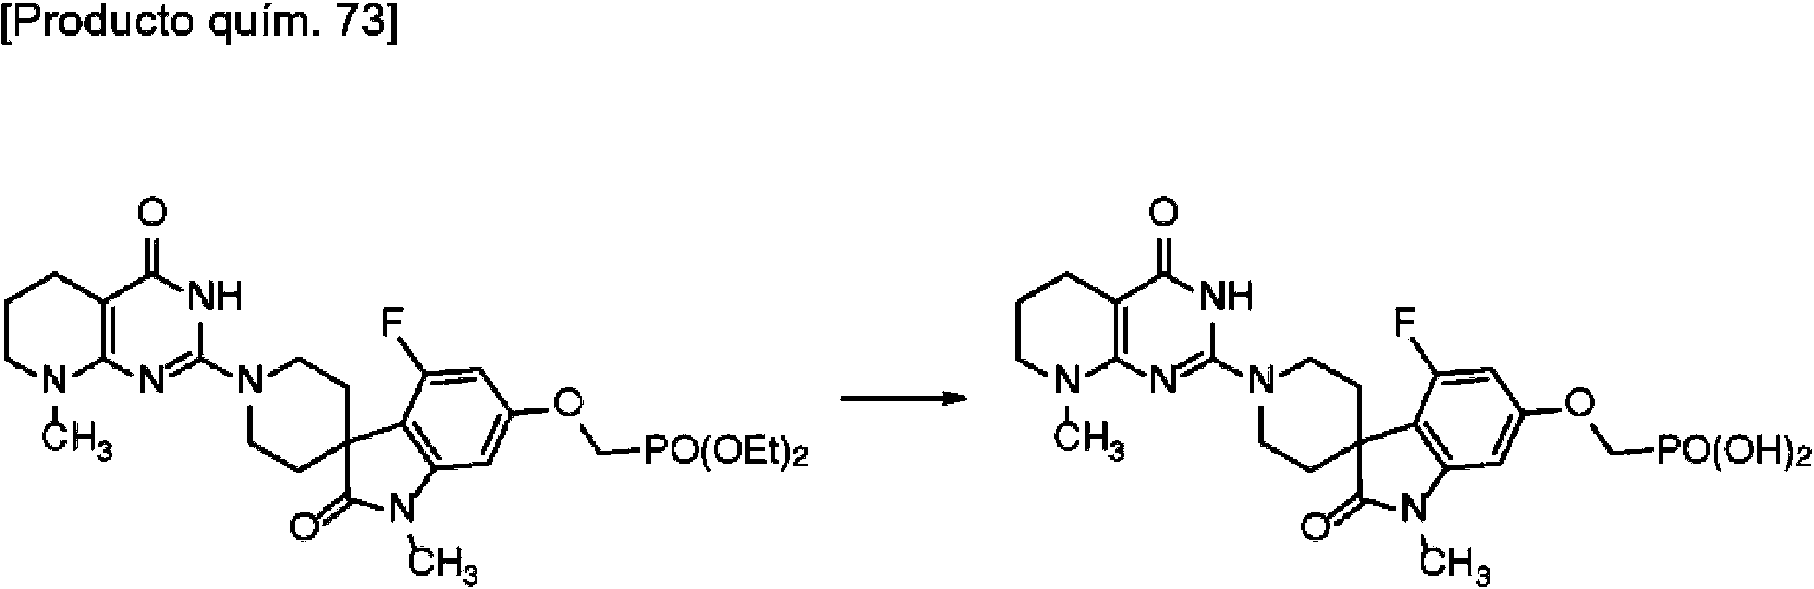
Se añadió bromuro de trimetilsililo (0,024 ml) a un oxoespiro[indolin-3,4'-piperidina]-6-il]oxi}metil)dietil fosfo temperatura ambiente durante 19 horas. La solución de y la mezcla se agitó a temperatura ambiente durant cromatografía en columna de fase inversa (acetonitrilo (9,5 mg).
RMN 1H (400 MHz, CD3OD) 5: 1,75-2,05 (m, 4H), 2,10 3,85-4,25 (m, 6H), 6,45-6,65 (m, 2H).
EM (IEN) m/z: 508 [M+H]+.
Los compuestos del Ejemplo 390 al Ejemplo 394, del E del Ejemplo 431 al Ejemplo 441 y del Ejemplo 443 al Eje se obtuvieron cada uno de acuerdo con una combinaci ejemplos descritos anteriormente y sus métodos aplicad métodos aplicados mediante el uso de materiales tale sintetizados de acuerdo con los métodos conocidos por los ejemplos descritos anteriormente.
lución de ({[1'-(ferc-butiloxicarbonil)-4-fluoro-1-metil-2-(21 mg) en diclorometano (1 ml) y la mezcla se agitó a ión se concentró y se secó, se le añadió metanol (1 ml) minutos. Después de eso, la mezcla se purificó por = 5/95 a 80/20) para obtener el compuesto del título
(m, 4H), 3,12 (s, 3H), 3,18 (s, 3H), 3,30-3,40 (m, 2H),
o 396 al Ejemplo 417, del Ejemplo 419 al Ejemplo 429, 474 presentados a continuación en las Tablas 104 a 119 e algunos métodos entre los métodos utilizados en los sí como los métodos conocidos por la bibliografía y sus o reactivos disponibles comercialmente, compuestos liografía y sus métodos aplicados, y los intermedios en

ni i n


ni i n


conti ción


ni i n


ni i n


ni i n


ni i n


conti ción

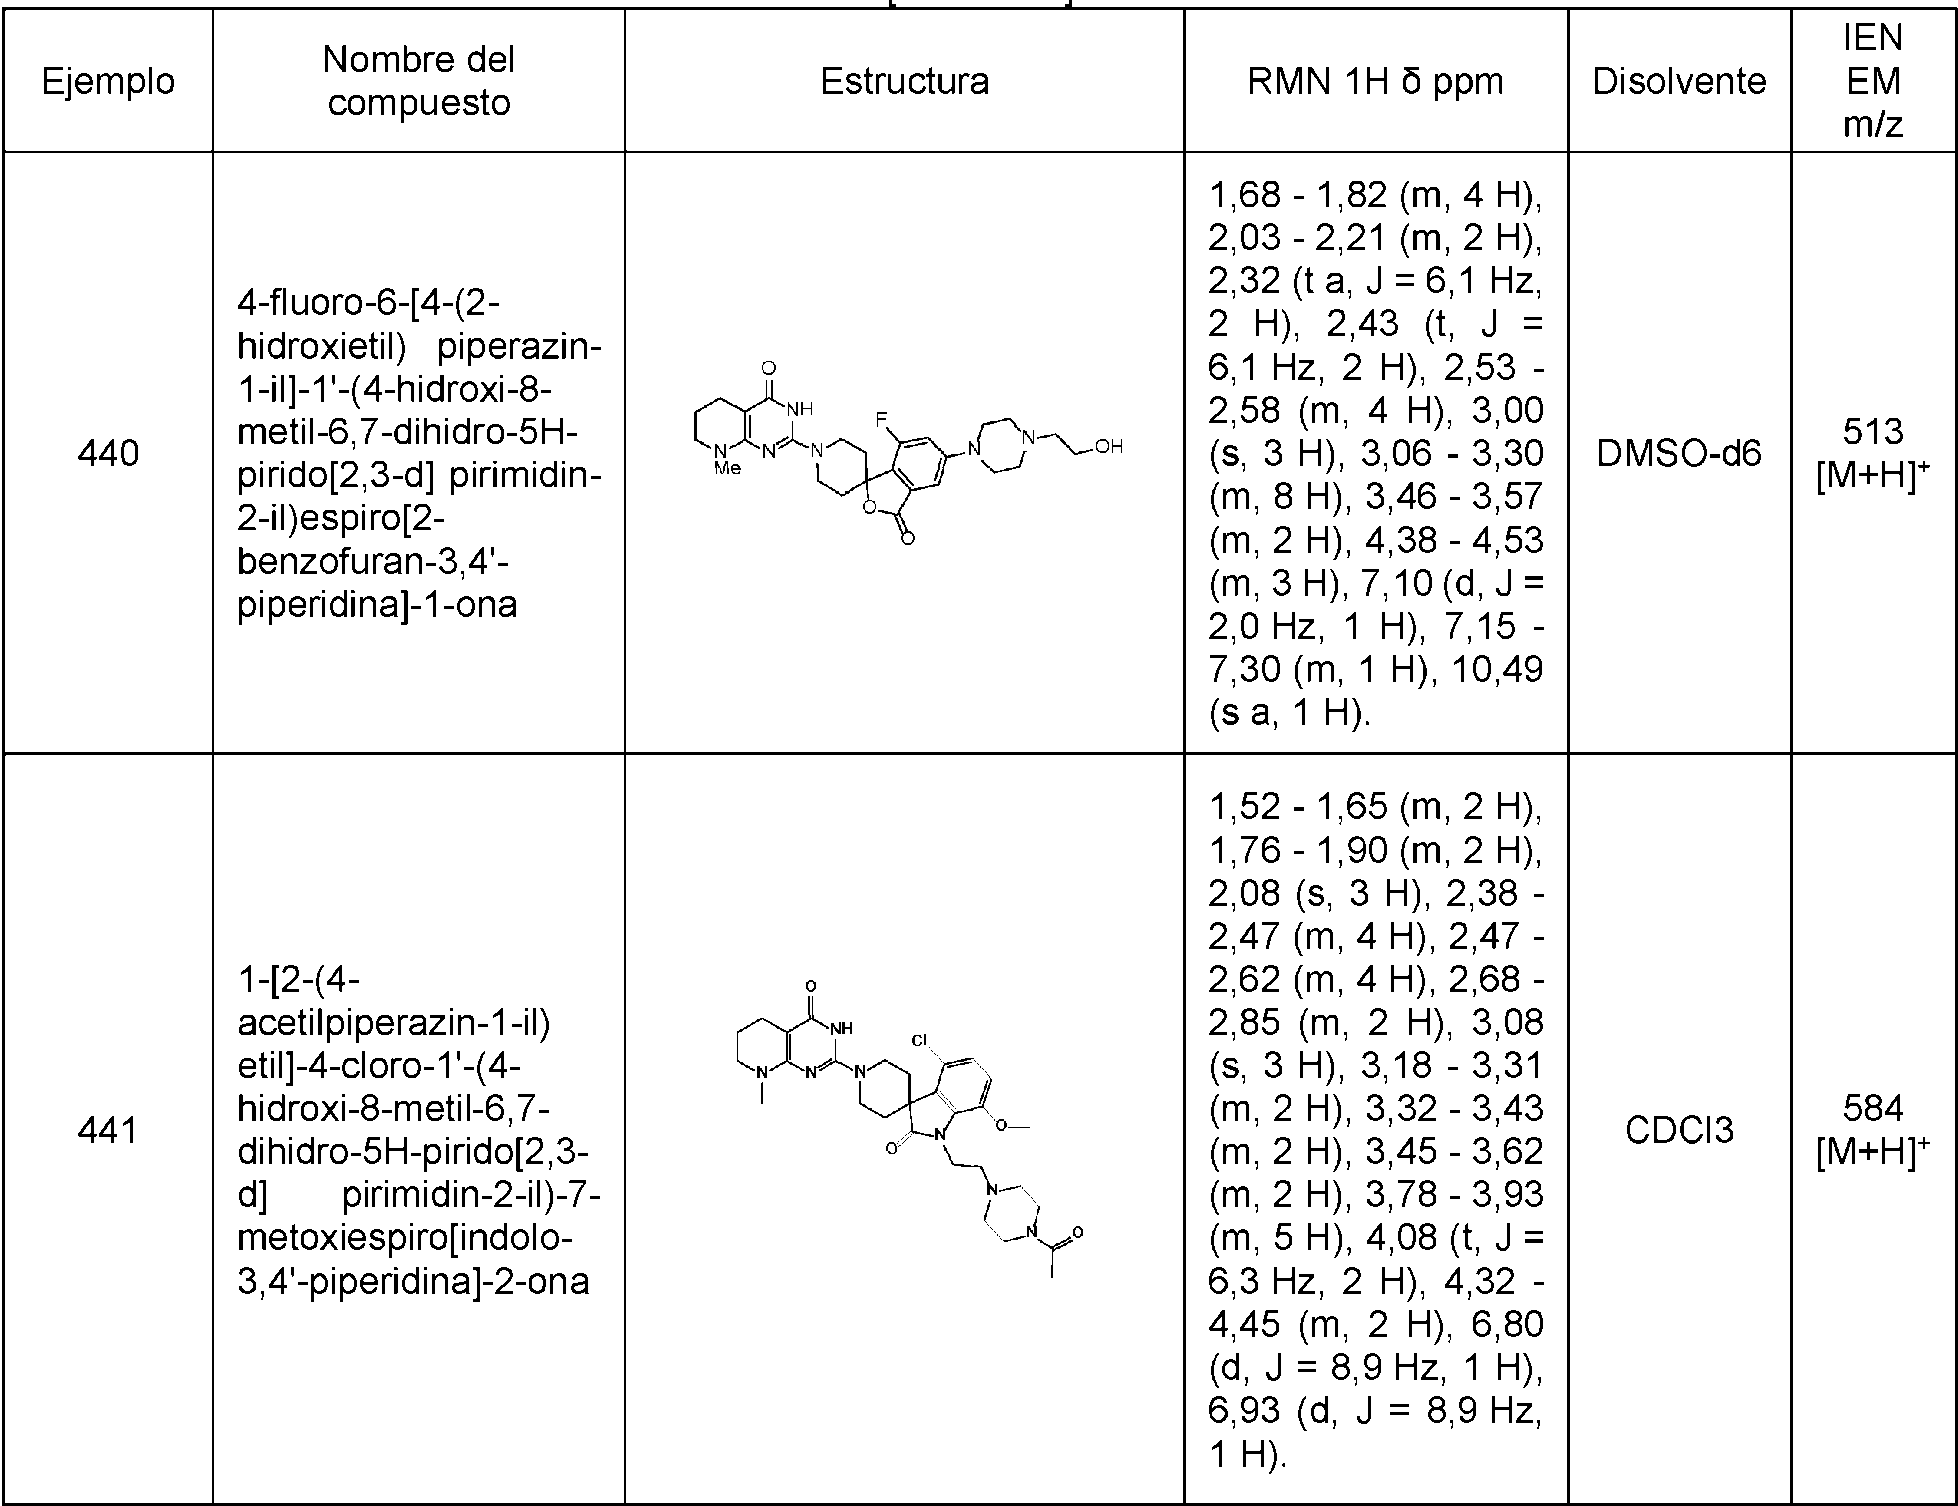
ni i n


conti ción

conti ción


ni i n


conti ción


ni i n


ni i n

(Ejemplo de prueba 1) Prueba de actividad inhibidora de
Para cada uno de los compuestos obtenidos en los Ejemp de la tanquirasa (una actividad inhibidora contra la tanquir 2 (TNKS 2)) se evaluó midiendo la actividad enzimática d mediante la técnica ELISA utilizando la auto-poli ADP rib fusión con marcador flag (1, 024-1, 327aa, Sa M PAR sintetizaron mediante un sistema de síntesis de proteín 50 mM (pH 8,0), NaCl 150 mM, glicerol al 10 %). A conti diluidas a una placa en la que se inmovilizó el anticuerp sensibilidad anti-FLAG) (SlGMA Corporation), y se dejó r lavó cuatro veces con un tampón de PBS que contenía T
Posteriormente, el compuesto diana de prueba diluido c 4 mM, DTT 0,2 mM) (usando DMSO como control) se aña ambiente durante 10 minutos. Posteriormente, se añadió 25 pM de 6-biotina-17-NAD (Trevigen Inc.)) como sustra resultante, y se dejó que la reacción prosiguiera a 30 °C con biotina, se añadió agua destilada a los pocillos en bl con el tampón PBST. Posteriormente, se añadió a cada po picante) (Trevigen Inc.) diluida 1000 veces con el tampó ambiente durante 20 minutos. Después, la placa se lavó una solución de sustrato quimioluminiscente TACS-Sapp temperatura ambiente durante 20 minutos. A continuació aparato de medición de quimioluminiscencia.
La actividad enzimática residual en presencia del compue fórmula. Basándose en la actividad enzimática residual a se calculó una actividad de inhibición enzimática como un un programa informático de análisis de datos llamado Ori Actividad residual (%) = {(Intensidad de quimioluminiscen quimioluminiscencia de blanco)} / {(Intensidad de quimiol de blanco)}
La actividad inhibidora contra la tanquirasa 1 (TNKS 1) cada compuesto diana de prueba medida por este mét 0,02 pM, "B" para un valor de CI50 de 0,02 pM o más y m menos de 1 pM, y "D" para un valor de CI50 de 1 pM o m
(Ejemplo de prueba 2) Prueba de actividad inhibidora de
La actividad inhibidora de la proliferación celular del com celular de cáncer colorrectal humano, COLO-320DM se Celltiter-Glo (Promega Corporation, G7573). Las células Pure Chemical Industries, Ltd., 189-02025) que contiene anquirasa
(los compuestos diana de prueba), la actividad inhibidora 1 (TNKS 1) y una actividad inhibidora contra la tanquirasa tanquirasa 1 y la actividad enzimática de la tanquirasa 2 ación como un índice. En primer lugar, la tanquirasa 1 de y tanquirasa 2 (613-1, 116aa, ANK5 SAM PARP) se sin células y se diluyeron con un tampón Tris (Tris-HCl ación, se añadieron 50 pl de tanquirasa 1 o tanquirasa 2 onoclonal anti-FLAGM 2 (placa recubierta de M2 de alta osar a 4 °C durante la noche. Posteriormente, la placa se n X-100 al 0,1 % (tampón PBST).
un tampón de ensayo (Tris-HCl 50 mM (pH 8,0), MgCb a cada pocillo de la placa y se dejó reposar a temperatura a solución de NAD marcado con biotina (225 pM de NAD, donador y se mezcló con el compuesto diana de prueba ante 45 minutos. En lugar de la solución de NAD marcada o. Después de la reacción, la placa se lavó cuatro veces o estreptavidina marcada con HRP (peroxidasa de rábano BS y se dejó que la reacción prosiguiera a temperatura atro veces con el tampón PBST, se añadió a cada pocillo e (Trevigen Inc.) y se dejó que la reacción prosiguiera a la intensidad de quimioluminiscencia se midió usando un
diana de prueba se determinó de acuerdo con la siguiente últiples concentraciones del compuesto diana de prueba, oncentración inhibidora del 50 % (valor de CI50) utilizando (LightStone Corp.).
con compuesto diana de prueba añadido) -(Intensidad de iniscencia de control) -(Intensidad de quimioluminiscencia
actividad inhibidora contra la tanquirasa 2 (TNKS 2) de se evaluaron como "A" para un valor de CI50 inferior a s de 0,2 pM, "C" para un valor de CI50 de 0,2 pM o más y Los resultados se muestran en las Tablas 120 a 123.
liferación celular
sto obtenido en cada uno de los Ejemplos contra la línea luó mediante el ensayo de viabilidad celular luminiscente LO-320 DM se cultivaron en un medio RPMI-1640 (Wako uero bovino fetal al 10 % y glutamina 2 mM. Las células
cultivadas se lavaron con PBS y luego se separaron con trip 3 x 10⁴ células/ml.
A continuación, la solución celular se sembró en una microp de 70 pl/pocillo y se cultivó durante la noche en condicione 10 pl/pocillo de una solución en la que se diluyó el compu cultivo celular (una concentración final de DMSO del 1 %) y con el 5 % CO2 durante 96 horas (se utilizó una solución de 80 pl/pocillo de reactivo de ensayo de viabilidad celular l seguido de agitación durante 2 minutos con un agitador solución resultante se dejó reposar para que reaccionara a
Después de eso, la señal luminiscente se midió con un lu proliferación celular se evaluó obteniendo un porcentaje agregado de compuesto con respecto a un volumen de pr no se agregó ninguna solución de componente diana de pr (GI50) requerido para reducir el volumen celular restante al inhibidora de la proliferación celular (COLO-320DM) de ca 320DM, que se midió de acuerdo con el método antes m menos de 0,1 pM, "B" para un valor de GI50 de 0,1 pM o 0,6 pM o más y menos de 1 pM. Los resultados se muestr prueba de actividad de inhibición de la tanquirasa.
a/EDTA para preparar una solución celular que contenía
a de 96 pocillos (Thermo/Nunc, 136101) en una cantidad 37 °C con el 5 % de CO2. Al día siguiente, se añadieron diana de prueba (solución de DMSO) con el medio de dejó que la reacción prosiguiera en condiciones a 37 °C SO al 1 % como control). Posteriormente, se añadieron iniscente Celltiter-Glo (Promega Corporation, G7573), protección con papel de aluminio. Posteriormente, la mperatura ambiente durante 10 minutos.
ómetro (Biotech, Synergy). La actividad inhibidora de la e un volumen de proliferación celular de cada grupo ración celular (100 %) de un grupo de control en el que a, y calculando un valor de concentración de compuesto % del volumen celular restante del control. La actividad uno de los compuestos diana de prueba contra COLO-cionado, se evaluó como "A" para un valor de GI50 de ás y menos de 0,6 pM, y "C" para un valor de GI50 de en las Tablas 120 a 123 junto con los resultados de la


conti ción


conti ción

[Aplicabilidad industrial]
Como se ha descrito anteriormente, la presente inven farmacéuticamente aceptable del mismo que tiene una para el tratamiento y profilaxis de enfermedades prolifer tratamiento de otras enfermedades como el virus del her la glucosa, lesiones de la piel y del cartílago y fibrosis farmacéutica que los comprenda. Además, la presente div el compuesto y la sal farmacéuticamente aceptable del producción.
n hace posible proporcionar un compuesto o una sal elente actividad inhibidora de la tanquirasa y que es útil as como el cáncer, por ejemplo, y también es útil para el s, esclerosis múltiple, enfermedades del metabolismo de ulmonar, y además para proporcionar una composición ación hace posible proporcionar un método para producir mo y proporcionar un compuesto intermedio útil para la
Claims (15)
1. Un compuesto o una sal farmacéuticamente aceptable del mismo, estando el compuesto representado por la siguiente fórmula general (1):

en donde en la fórmula (1),
A1, A2, A3 y A4 se definen, tal que ambos de A1 y A2 representan un enlace sencillo, uno de A1 y A2 representa un enlace sencillo y el otro representa CH2, o A1 representa un enlace sencillo y A4 representa CH2,
uno de A3 y A4 es CH2 o CO y el otro es O o NR1 cuando ambos de A1 y A2 representan un enlace sencillo o cuando A1 representa CH2 y A2 representa un enlace sencillo, uno de A3 y A4 es NR1 y el otro es CH2 o CO cuando A1 representa un enlace sencillo y A2 representa CH2, o uno de A2 y A3 es NR1 y el otro es CH2 o CO cuando A1 representa un enlace sencillo y A4 es CH2,
en donde R1 representa un grupo metilo, un grupo etilo, un grupo propilo, un grupo isopropilo, un grupo butilo, un grupo isobutilo, un grupo sec-butilo, un grupo ferc-butilo, un grupo pentilo, un grupo isopentilo, un grupo hexilo, un grupo isohexilo, un grupo 2-hidroxietilo, un grupo 2-hidroxipropilo, un grupo 3-hidroxipropilo, un grupo 2,3-dihidroxipropilo, un grupo 2-hidroxi-2-metilpropilo, un grupo 2-metoxietilo, un grupo 3-metoxipropilo, grupo 2,2,2-trifluoroetilo, un grupo 2-fluoroetilo, grupo 2,3-difluoroetilo, un grupo 2-cloroetilo, grupo 3-cloropropilo, grupo 2-bromoetilo, un grupo 2-yodoetilo, un grupo cianometilo, un grupo 2-cianoetilo, un grupo bencilo, un grupo 2-fluorofenilmetilo, un grupo 2-piridilmetilo, un grupo 3-piridilmetilo, un grupo 4-piridilmetilo, un grupo 6-cloro-3-piridilo, un grupo 2-pirimidilmetilo, un grupo 5-pirimidilmetilo, un grupo ciclopropilmetilo, un grupo 2-tetrahidro furilmetilo, un grupo amidinometilo o un grupo carbamoilmetilo,
una estructura compuesta por E1, E2, E3 y E4 es un grupo representado por la siguiente fórmula: -E1-E2-E3-E4-, en donde los enlaces entre E1, E2, E3 y E4 cada uno representa un enlace sencillo o un enlace doble, y en donde E1 es N o CR2, E2 es N o CR3, E3 es N o CR4, y E4 es N o CR5; es un grupo en el cual E1 representa un enlace sencillo y el cual está representado por la siguiente fórmula: -E2-E3=E4- en donde E2 es O o S y E3 y E4 son CH; o es un grupo en el cual E1 representa un enlace sencillo y el cual está representado por la siguiente fórmula: -E2=E3-E4-en donde E2 y E3 son CH y E4 es O o S,
R2, R3, R4 y R5 son cada uno independientemente un átomo de hidrógeno, un átomo de flúor, un átomo de cloro, un átomo de bromo, un átomo de yodo, un grupo ciano, un grupo hidroxi, un grupo metoxi, un grupo etoxi, un grupo 2-hidroxietoxi, un grupo 2-metoxietoxi, un grupo carboximatoxi, un grupo 5-tetrazolilmetoxi, un grupo cianometoxi, un grupo 4-piperidilmetoxi, un grupo 2-(N,N-dimetilamino)etoxi, un grupo 3-oxetanil metoxi, un grupo 2-morfolinoetoxiun grupo, un grupo 2-(N-metilpiperazino)etoxi, un grupo 2-pirrolidinoetoxiun grupo, un grupo 2-piperidinoetoxi, grupo 3-pirrolidinopropoxi, un grupo 3-tetrahidro furiloxi, un grupo 4-tetrahidro piraniloxi, un grupo 4-(N-metilpiperidil)metoxi, un grupo 2-hidroxi-2-metilpropoxi, un grupo carbamoilmetoxi, un grupo piperidino, un grupo morfolino, un grupo piperazino, un grupo 4-cianopiperidino, un grupo 4-metoxicarbonilpiperazino, un grupo 3,5-dimetilmorfolino, un grupo 3,5-dimetilpiperazino, un grupo 4-metoxipiperidino, un grupo 4-carboxipiperidino, un grupo N-metilsulfonilpiperazino, un grupo 4-metilsulfonilpiperidino, un grupo N-2-hidroxi-2-metilpropilpiperazino, un grupo N-hidroxiacetilpiperazino, un grupo N-acetilpiperazino, un grupo N-metilpiperazino, un grupo N-(3-oxetanil)piperazino, un grupo 4-hidroxiciclohexilo, un grupo 1-metilpirazol-4-ilo, un grupo 4-(N,N-dimetilamino)fenilo, un grupo 4-etoxicarboniloxazol-2-ilo, un grupo 4-(N-metilpiperazino)fenilo, un grupo etoxicarbonilo, un grupo N-(2-morfolinoetil)carbamoílo, un grupo 2-oxazolilo, un grupo 4-morfolinocarboniloxazol-2-ilo, un grupo 4-pirrolidinometiloxazol-2-ilo o un grupo 4-carboxi oxazol-2-ilo
una estructura compuesta por G1, G2, G3 y G4 es un grupo representado por la siguiente fórmula: -G1-G2-G3-G4-, en donde los enlaces entre G1, G2, G3 y G4 cada uno representa un enlace sencillo o un doble enlace, y representado por la siguiente fórmula: -CH=CH-CH=CR6-, pero excluyendo un caso en donde tanto A1 y A2 representan un enlace sencillo, A3 es O y A4 es CO, la siguiente fórmula: -CH=CH-CH=N-, pero excluyendo un caso en donde tanto A1 y A2 representan un enlace sencillo, A3 es O y A4 es CO, la siguiente fórmula: -CH2-CH2-CH2-CH2-, la siguiente fórmula: -CO-CH2-CH2-N (R7)-, la siguiente fórmula: -CH2-CF2-CH2-CH2-, la siguiente fórmula: -CH2-O-CH2-CH2-, la siguiente fórmula: -CH2-S-CH2-CH2-, la siguiente fórmula: -CH2-CH2-N(R7)-CH2-, la siguiente fórmula: -CH2-CH2-CH2-O-, la siguiente fórmula: -CH2-CH2-CH2-N (R7)-, o la siguiente fórmula: -O-CH2-CH2-N(R7)- o es un grupo en el cual G1 representa un enlace sencillo, el cual está representado por la siguiente fórmula: -G2-G3-G4-(en donde los enlaces entre G2, G3 y G4 cada uno representa un enlace sencillo o un doble enlace), y el cual está por la siguiente fórmula: -CH=CH-N(R7)-, la siguiente fórmula: -CH2-CH2-N(R7)-, la siguiente fórmula: -N=CH-N(R7)-, o la siguiente fórmula: -N(R7)-CH=N-,
R6 es un átomo de hidrógeno, un átomo de flúor, un átomo de cloro, un átomo de bromo, un átomo de yodo, un
grupo alquilo Ci-6 o un grupo alquiloxi Ci-6, y
R7 es un átomo de hidrógeno, un grupo metilo, un grupo etilo, un grupo propilo, un grupo isopropilo, un grupo 2-hidroxietilo, un grupo 3-hidroxipropilo, un grupo 2,2,2-trifluoroetilo, un grupo 2-cianoetilo o un grupo 2-metoxietilo.
2. El compuesto, o la sal farmacéuticamente aceptable del mismo, de acuerdo con la reivindicación 1, en donde en la fórmula general (1), tanto A1 y A2 representan un enlace sencillo, mientras que uno de A3 y A4 es CH2 o CO y el otro es O.
3. El compuesto, o la sal farmacéuticamente aceptable del mismo, de acuerdo con la reivindicación 1, en donde en la fórmula general (1), tanto A1 y A2 representan un enlace sencillo, mientras que uno de A3 y A4 es CH2 o CO y el otro es NR1.
4. El compuesto, o la sal farmacéuticamente aceptable del mismo, de acuerdo con la reivindicación 2 o 3, en donde en la fórmula general (1), la estructura compuesta por E1, E2, E3 y E4 es un grupo representado por la fórmula: -E1-E2-E3-E4-, en donde los enlaces entre E1, E2, E3 y E4 cada uno representa un enlace sencillo o un enlace doble, y en donde E1 es N o CR2, E2 es N o CR3, E3 es N o CR4, y E4 es N o CR5
5. El compuesto, o la sal farmacéuticamente aceptable del mismo, de acuerdo con la reivindicación 2 o 3, en donde en la fórmula general (1), la estructura compuesta por G1, G2, G3 y G4 es un grupo el cual se representa por la fórmula: -G1-G2-G3-G4- y el cual se representa por la fórmula: -CH2-CH2-CH2-CH2-, la fórmula: -CH2-CF2-CH2-CH2-, la fórmula: -CH2-O-CH2-CH2-, la fórmula: -CH2-S-CH2-CH2-, la fórmula: -CH2-CH2-CH2-O-, la fórmula: -CH2-CH2-CH2-N(R7)-, o la fórmula: -O-CH2-CH2-N (R7) -, o es un grupo en el cual G1 representa un enlace sencillo, el cual se representa por la fórmula: -G2-G3-G4-, en donde los enlaces entre G2, G3 y G4 cada uno representa un enlace sencillo o un doble enlace, y el cual está por la fórmula: -CH=CH-N(R7)- o la fórmula: -CH2-CH2-N(R7)-.
6. El compuesto, o la sal farmacéuticamente aceptable del mismo, de acuerdo con la reivindicación 1, en donde el compuesto representado por la fórmula general (1) está representado por la siguiente fórmula general (1-1):

A3 es O, CH2 o CO, y A4 es CO o NR1, pero excluyendo un caso en donde tanto A3 como A4 son CO, un caso en donde A3 es CH2 y A4 es CO, y un caso en donde A3 es O y A4 es NR1, y
G4 es CH2 o NR7 y R7 es un átomo de hidrógeno, un grupo metilo, un grupo etilo, un grupo propilo, un grupo isopropilo, un grupo 2-hidroxietilo, un grupo 3-hidroxipropilo, un grupo 2,2,2-trifluoroetilo, un grupo 2-cianoetilo o un grupo 2-metoxietilo.
7. El compuesto, o la sal farmacéuticamente aceptable del mismo, de acuerdo con la reivindicación 1, en donde el compuesto representado por la fórmula general (1) se selecciona entre el grupo que consiste en
5-[2-(dimetilamino)etoxi]-7-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-3H-espiro[isobenzofuran-1,4'-piperidina]-3-ona,
2-[{7-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-3-oxo-3H-espiro[isobenzofuran-1,4'-piperidina]-5-il}oxi]-N,N-dimetilacetamida,
2-[1-[(3-metoxibencil)espiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-[1-(piridin-4-ilmetil)espiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-[1-(piridin-3-ilmetil)espiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-(5-metoxi-1-metilespiro[indolin-3,4'-piperidin]-1'-il)-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-(4-fluoro-2-oxoespiro[indolin-3,4'-piperidin]-1'-il)-8-metil-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)-ona,
4-cloro-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazolin-2-il)-1-(piridin-3-il)metilespiro[indolin-3,4'-piperidina]-6-carboxilato de etilo,
4-cloro-N-(2-morfolinoetil)-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazolin-2-il)-1-(piridin-3-il)metilespiro[indolin-3,4'-piperidina]-6-carboxamida,
2-(6-cloro-1-(piridin-3-il)metilespiro[indolin-3,4'-piperidin]-1'-il)-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-[4-cloro-1-(piridin-3-il)metilespiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
4-cloro-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazolin-2-il)-1-(piridin-3-il)metilespiro[indolin-3,4'-piperidin]-2-ona,
4-cloro-6-hidroxi-1-metil-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazolin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
2-[4,6-difluoro-1-(piridin-3-il)metilespiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-[4,6-difluoro-1-(pirimidin-5-il)metilespiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-[4,6-difluoro-1-(piridin-2-il)metilespiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-[4,6-difluoro-1-(piridin-4-il)metilespiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-[4,6-difluoro-1-(2-hidroxietil)espiro[indolin-3,4'-piperidin]-1'-il]-8-metilquinazolin-4(3H)-ona,
2-[4,6-difluoro-1-(2-hidroxietil)espiro[indolin-3,4'-piperidin]-1'-il]-8-(hidroximetil)quinazolin-4(3H)-ona,
4.6- difluoro-1'-[8-(hidroximetil)-4-oxo-3,4-dihidroquinazolin-2-il]-1-(piridin-3-ilmetil)espiro[indolin-3,4'-piperidin]-2-ona, 1- metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidina]-2-ona, 2- [4,6-difluoro-1-(pirimidin-2-il metil)espiro[indolin-3,4'-piperidina]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona, 4-doro-1-metil-6-[4-(morfolin-4-carbonil)oxazol-2-il]-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazolin-2-il)espiro[indolin-3,4'-piperidina]-2-ona,
4-doro-6-[4-(morfolin-4-carbonil)oxazol-2-il]-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d] pirimidin-2-il)espiro[indolin-3,4'-piperidina]-2-ona,
4-doro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidina]-7-carbonitrilo,
4-doro-6-(4-etoxicarboniloxazol-2-il)-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidina]-2-ona,
4-doro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-[4-(pirrolidin-1-ilinetil)oxazol-2-il]espiro[indolin-3,4'-piperidina]-2-ona,
4-doro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidina]-7-carboxamida,
ácido 2-[4-doro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidina]-6-il]oxazol-4-carboxílico,
4.6- difluoro-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazoli n-2-il)-1-(piridin-3-ilmetil)espiro[indolin-3,4'-piperidina]-2-ona, 4-doro-1-metil-6-(3-morfolinopropoxi)-1'-(4-oxo-3,4,5,6,7,8-hexahidroquinazolin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
2-(4,6-difluoro-1-metilespiro[indolin-3,4'-piperidina]-1'-il)-8-metil-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)-ona, 2-[4,6-difluoro-1-(2-hidroxietil)espiro[indolin-3,4'-piperidin-1'-il]-8-metil-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)-ona,
4.6- difluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidina]-2-ona,
4.6- difluoro-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidina]-2-ona,
2-[4,6-difluoro-1-(2-fluorobencil)espiro[indolin-3,4'-piperidin]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-[4,6-difluoro-1-(3-fluorobencil)espiro[indolin-3,4'-piperidina]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona,
2-{1-[(6-cloropiridin-3-il)metil]-4,6-difluoroespiro[indolin-3,4'-piperidina]-1'-il]-5,6,7,8-tetrahidroquinazolin-4(3H)-ona, 2-[4,6-difluoro-1-(piridin-3-ilmetil)espiro[indolin-3,4'-piperidina]-1'-il]-7-metil-3,7-dihidro-4H-pirrolo[2,3 -d]pirimidin-4-ona,
2-[4,6-difluoro-1-(piridin-3-ilmetil)espiro[indolin-3,4'-piperidina]-1'-il]-8-metil-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)-ona,
4-fluoro-6-hidroxi-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-(2-hidroxietoxi)-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
6-[2-(dimetilamino)etoxi]-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(2-morfolinoetoxi)espiro[indolin-3,4'-piperidin]-2-ona,
6-[2-(1,1-dioxidotiomorfolino)etoxi]-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-[2-(4-metilpiperazin-1-il)etoxi]espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(3-morfolin-4-ilpropoxi)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-(2-metoxietoxi)-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-[3-(pirrolidin-1-il)pro poxi]espiro[indolin-3,4'-piperidin]-2-ona,
4,6-difluoro-1-(2-hidroxietil)-1'-[8-(trideuteriometil)-4-oxo-3,4,5,6,7,8-hexapirido[2,3-d]pirimidin-2-il]espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-metoxi-1-metil-1'-(8-metil-4-oxo-3,4,5, 6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-(2-hidroxietil)-6-metoxi-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
2-[4,6-difluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-1-il]acetonitrilo,
4-doro-6-[2-(dimetilamino)etoxi]-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-doro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(2-piperidin-1-iletoxi)espiro[indolin-3,4'-piperidin]-2-ona 4-doro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(2-morfolin-4-iletoxi)espiro[indolin-3,4'-piperidin]-2-ona,
4-doro-6-[2-(1,1-dioxidotiomorfolino)etoxi]-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexapirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
2-[4-fluoro-6-metoxi-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidina]-1-il]acetonitrilo,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(1-metilpiperidin-4-il)oxiespiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-(2-hidroxietoxi)-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
1'-(8-etil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-4, 6-difluoro-1-(2-hidroxietil)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-(2-hidroxietil)-6-(2-metoxietoxi)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-hidroxi-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4,5, 6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(2-morfolin-4-iletoxi)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(4-metilpiperazin-1-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(oxetan-3-ilmetoxi)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metilo,-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-[(tetrahidro-2H-piran-4-il)oxi]espiro[indolin-3,4'-piperidin]-2-ona,
6-(cis-3,5-dimetilpiperazin-1-il)-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
6-(3,8-diazabicido[3.2.1]octan-3-il)-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
ácido 2-{[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]oxi}acético,
6-[(1H-tetrazol-5-il)metoxi]-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-6-{2-[2-(hidroximetil)pirrolidin-1-il]etoxi}-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-(1H)-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-6-(2-pirrolidin-1-iletoxi)espiro[2-b enzofuran-3,4'-piperidin]-1-ona,
4-cloro-7-[2-(dimetilamino)etoxi]-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-[4-(2-metoxietil)piperazin-1-il]-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]piri midin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-[4-(oxetan-3-il) piperazin-1-il]espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-6-(2-hidroxietoxi)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-1-(2,2,2-trifluoroetil)espiro[indolin-3,4'-piperidin]-2-ona,
6- [2-(dimetilamino)etoxi]-4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-1-(2,2,2-trifluoroetil)espiro[indolin-3,4'-piperidin]-2-ona,
7- [2-(dimetilamino)etoxi]-4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metilespiro[indolin-3,4'-piperidin]-2-ona,
[4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(4-metilpiperazin-1-il)-2-oxoespiro[indolin-3,4'-piperidin]-1(2H)-il]acetonitrilo,
6-(4-acetilpiperazin-1-il)-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(2-pirrolidin-1-iletoxi)-1-(2,2,2-trifluoroetil)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
6-[2-(dimetilamino)etoxi]-4-fluoro-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-[2-(4-metilpiperazin-1-il)etoxi]-1-(2,2,2-trifluoroetil)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(4-metilpiperazin-1-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
ácido {[4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxo-1-(2,2,2
trifluoroetil)espiro[indolin-3,4'-piperidin]-6-il]oxi}acético,
ácido {[4-fluoro-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]oxi}acético,
4-fluoro-6-(2-hidroxietoxi)-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
ácido 2-[4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metil-2-oxoespiro[indolo-3,4'-piperidin]-7-il]oxiacético,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metil-7-[(1-metilpiperidin-4-il) metoxi]espiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-7-(2-hidroxietoxi)-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)-1-metil-espiro[indolo-3,4'-piperidin]-2-ona,
4-cloro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metil-7-(2H-tetrazol-5-ilmetoxi)espiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5, 6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(piperazin-1-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,6-[cis-3,5-dimetilpiperazin-1-il]-4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il) 1-(2,2,2-trifluoroetil)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-(2-metoxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-[(1H-tetrazol-5-il)metoxi]espiro[indolin-3,4'-piperidin]-2-ona,
6-[(1H-tetrazol-5-il)metoxi]-4-fluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-1-(2,2,2-trifluoroetil)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metil-7-(l-metilpiperidin-4-il)oxiespiro[indolo-3, 4'-piperidin]-2-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metil-7-(piperidin-4-ilmetoxi)espiro[indolo-3,4'-piperidin]-2-ona,
ácido 1-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]piperidin-4-carboxílico,
ácido 1-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]azetidin-3-carboxílixo,
2-[4,6-difluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-1(2H)-il]acetamida,
4-cloro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metil-7-[(8-metil-8-azabiciclo[3.2.1]octan-3-il)oxi]espiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-7-(2-hidroxi-2-metilpropoxi)-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)-1-metilespiro[indolo-3,4'-piperidin]-2-ona,
2-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]oxi-N-(metilsulfonil)acetamida,
6-[2-(N,N-dimetilsulfamoil)aminoetoxi]-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d] pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
{[4-fluoro-1-(2-hidroxietil)-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]oxi}acetonitrilo,
[4,6-difluoro-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-1(2H)-il]etanimidamida,
ácido 4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidina]-6-carboxílico,
N-(2-{[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]oxi}etil)metano sulfonamida,
4-cloro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metil-7-(oxolan-3-iloxi)espiro[indol-3,4'-piperidin]-2-ona,
6- (4-ferc-butNpiperazm-1-N)-4-fluoro-1-(4-hidroxi-8-ir ietN-6,7-dihidro-5H-pindo[2,3-d]piriiT iidin-2-N)espiro[2-benzofuran-3,4'-piperidin]-1-ona,
2-[[4-fluoro-2-oxo-1'-(4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-1-(2,2,2-trifluoroetil)espiro[indolin-3, 4'-piperidin]-6-il]oxi}acetonitrilo,
7- [2-(ferc-butilamino)etoxi]-4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-metilespiro[indolo-3,4'-piperidin]-2-ona,
4-cloro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)-1-metil-7-(oxolan-3-iloxi)espiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-6-[4-(2-hidroxi-2-metilpropil)piperazin-1-il]espiro[2-benzofuran-3,4'-piperidin]-1-ona,
4-fluoro-6-[4-(2-hidroxietil)piperazin-1-il]-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)espiro[2-benzofuran-3,4'-piperidin]-1-ona,
1-[2-(4-acetilpiperazin-1-il)etil]-4-cloro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-7-metoxiespiro[indolo-3,4'-piperidin]-2-ona,
ácido ({[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]oxi}metil)fosfónico,
4-cloro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)-7-metoxi-1-(2,2,2-trifluoroetil)espiro[indol-3,4'piperidin]-2-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-6-[4-(4-metilpiperazin-1-il)fenil]espiro[2-benzofuran-3,4'-piperidin]-1-ona,
4-doro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-7-metoxi-1-[3-oxo-3-[3-(trifluorometil)-6,8-dihidro-5H-imidazo[1,2-a]pirazin-7-il]propil]espiro[indolo-3,4'-piperidin]-2-ona,
4-doro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-(2-hidroxi-2-metilpropil)-7-metoxiespiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-1-(2-hidroxi-2-metilpropil)espiro[indol-3,4'-piperidin]-2-ona,
4-doro-1-(2-hidroxi-2-metilpropil)-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)-7-metoxiespiro[indolo-3,4'-piperidin]-2-ona,
6-[4-(dimetilamino)fenil]-4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)espiro[2-b enzofuran-3,4'-piperidin]-1-ona,
4-fluoro-1'-(4-hidroxi-8-metil-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-6-(1-metilpirazol-4-il)espiro[2-benzofuran-3,4'-piperidin]-1-ona,
4-fluoro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)-1-(2,2,2-trifluoroetil)espiro[indolo-3,4'-piperidin]-2-ona,
4-fluoro-1-(2-hidroxi-2-metilpropil)-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)espiro[indolo-3,4'-piperidin]-2-ona,
1-{[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]oxi}-N-metilmetanosulfonamida,
1-{[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]oxi}metanosulfonamida,
6-(1,1-dioxdotiomorfolino)-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
N-({[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7, 8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4-piperidin]-6-il]oxi}metilsulfonil)acetamida,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(piperazin-1-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]-N,N-dimetilpiperazin-1-sulfonamida,
1-bencil-4-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4, 5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]piperazin-2,6-diona,
4-fluoro-6-[4-(2-hidroxiacetil)piperazin-1-il]-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-6-(4-metilsulfonilpiperazin-1-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5, 6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3,4'-piperidin]-6-il]piperazin-1-carboxilato de metilo,
6-[cis-2,6-dimetilmorfolin-4-il]-4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)1-6-(4-metilsulfonilpiperidin-1-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-6-(4-metoxipiperidin-1-il)-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-[4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3, 4'-piperidin]-6-il]piperazin-1-carboxamida,
1- [4-fluoro-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)-2-oxoespiro[indolin-3, 4'-piperidin]-6-il]piperidin-4-carbonitrilo,
4-fluoro-6-(4-hidroxiciclohexil)-1-metil-1'-(8-metil-4-oxo-3,4,5,6,7,8-hexahidropirido[2,3-d]pirimidin-2-il)espiro[indolin-3,4'-piperidin]-2(1H)-ona,
4-fluoro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)-1-(oxolan-2-ilmetil)espiro[indolo-3,4'-piperidin]-2-ona, 4-fluoro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)-1-(2-metoxietil)espiro[indolo-3,4'-piperidin]-2-ona, 4-fluoro-1'-(4-hidroxi-6,7-dihidro-5H-pirido[2,3-d]pirimidin-2-il)-6-morfolin-4-ilespiro[2-benzofuran-3,4'-piperidin]-1-ona, 6-(2,6-dimetilmorfolin-4-il)-4-fluoro-1'-(4-hidroxi-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-2-il)espiro[2-benzofuran-3,4'-piperidin]-1-ona,
2- (4-fluoro-1-(2-hidroxi-2-metilpropil)-7-metoxiespiro[indolin-3,4'-piperidin]-1'-il)-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)-ona y
2-(4-fluoro-7-metoxiespiro[indolin-3,4'-piperidin]-1'-il)-5,6,7,8-tetrahidropirido[2,3-d]pirimidin-4(3H)-ona.
8. Una composición farmacéutica que comprende el compuesto o la sal farmacéuticamente aceptable del mismo según cualquiera de las reivindicaciones 1 a 7 como principio activo.
9. Un compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 7, o una sal farmacéuticamente aceptable del mismo, para su uso en la profilaxis o el tratamiento de un tumor maligno.
10. Un compuesto o sal farmacéuticamente aceptable del mismo para su uso según la reivindicación 9, en donde el tumor maligno es al menos uno seleccionado del grupo que consiste en fibrosarcoma, cáncer de ovario, glioblastoma, adenoma pancreático, cáncer de mama, astrocitoma, cáncer de pulmón, cáncer gástrico, cáncer de hígado, cáncer colorrectal, cáncer de epitelio transicional de vejiga y leucemia.
11. Un compuesto o sal farmacéuticamente aceptable del mismo para su uso según la reivindicación 10, en donde el tumor maligno es cáncer colorrectal.
12. Un compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 7, o una sal farmacéuticamente aceptable del mismo, para su uso en la profilaxis o el tratamiento de infecciones por el virus del herpes simple o infecciones por el virus de Epstein-Barr.
13. Un compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 7, o una sal farmacéuticamente aceptable del mismo, para su uso en la profilaxis o el tratamiento de la fibrosis pulmonar.
14. Un compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 7, o una sal farmacéuticamente aceptable del mismo, para su uso en la profilaxis o el tratamiento de la esclerosis múltiple.
15. Un compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 7, o una sal farmacéuticamente aceptable del mismo, para su uso en la profilaxis o el tratamiento de la esclerosis lateral amiotrófica.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2016130044 | 2016-06-30 | ||
| PCT/JP2017/024084 WO2018003962A1 (ja) | 2016-06-30 | 2017-06-30 | 新規化合物又はその薬理学的に許容される塩 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2874185T3 true ES2874185T3 (es) | 2021-11-04 |
Family
ID=60787278
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES17820316T Active ES2874185T3 (es) | 2016-06-30 | 2017-06-30 | Nuevo compuesto o una sal farmacéuticamente aceptable del mismo |
Country Status (10)
| Country | Link |
|---|---|
| US (1) | US11414429B2 (es) |
| EP (1) | EP3480198B1 (es) |
| JP (1) | JP6923138B2 (es) |
| KR (1) | KR102373624B1 (es) |
| CN (1) | CN110023315B (es) |
| AU (1) | AU2017288755B9 (es) |
| CA (1) | CA3029305C (es) |
| ES (1) | ES2874185T3 (es) |
| NZ (1) | NZ749946A (es) |
| WO (1) | WO2018003962A1 (es) |
Families Citing this family (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2020524718A (ja) * | 2017-06-22 | 2020-08-20 | キュラデブ・ファーマ・リミテッドCuradev Pharma Limited | ヒトstingの複素環式小分子調節因子 |
| WO2019131794A1 (ja) * | 2017-12-27 | 2019-07-04 | 公益財団法人がん研究会 | 抗がん剤 |
| ES2907282T3 (es) * | 2018-01-15 | 2022-04-22 | Idorsia Pharmaceuticals Ltd | Inhibidores de la indoleamina 2,3-dioxigenasa y/o de la triptófano dioxigenasa |
| KR102695210B1 (ko) | 2018-06-05 | 2024-08-13 | 크리네틱스 파마슈티칼스, 인크. | 멜라노코르틴 아형-2 수용체(mc2r) 길항제 및 이의 용도 |
| WO2020011731A1 (en) * | 2018-07-12 | 2020-01-16 | UCB Biopharma SRL | Spirocyclic indane analogues as il-17 modulators |
| CN111217735B (zh) * | 2018-11-27 | 2023-03-14 | 上海汇伦医药股份有限公司 | 赛洛多辛中间体的制备方法 |
| WO2020237645A1 (zh) * | 2019-05-31 | 2020-12-03 | 上海汇伦生命科技有限公司 | 赛洛多辛中间体的制备方法 |
| WO2021091788A1 (en) | 2019-11-07 | 2021-05-14 | Crinetics Pharmaceuticals, Inc. | Melanocortin subtype-2 receptor (mc2r) antagonists and uses thereof |
| JP7672406B2 (ja) | 2019-12-18 | 2025-05-07 | クリネティックス ファーマシューティカルズ,インク. | Gem-二置換ピペリジンメラノコルチンサブタイプ-2受容体(mc2r)アンタゴニストおよびその使用 |
| JP7651574B2 (ja) * | 2019-12-23 | 2025-03-26 | クリネティックス ファーマシューティカルズ,インク. | スピロ環式ピペリジンメラノコルチンサブタイプ-2受容体(mc2r)アンタゴニストおよびその使用 |
| JP2021116237A (ja) * | 2020-01-22 | 2021-08-10 | 公益財団法人がん研究会 | Tdp−43プロテイノパチーの治療薬並びに予防薬 |
| CN111574537B (zh) * | 2020-05-20 | 2022-11-15 | 成都药明康德新药开发有限公司 | 叔丁基-8-氧杂-3,11-二氮杂螺[5.6]十二烷-3-甲酸基酯的合成方法 |
| CN114685270A (zh) * | 2020-12-28 | 2022-07-01 | 南通泰禾化工股份有限公司 | 一种苯并呋喃酮中间体合成废水的处理方法 |
| BR112023018816A2 (pt) | 2021-03-19 | 2023-10-31 | Crinetics Pharmaceuticals Inc | Antagonista do receptor de melanocortina subtipo-2 (mc2r) para o tratamento de doença |
| EP4532496A1 (en) * | 2022-06-03 | 2025-04-09 | Domain Therapeutics | Novel par-2 inhibitors |
| WO2026043823A2 (en) | 2024-08-19 | 2026-02-26 | Sutro Biopharma, Inc. | Antibodies comprising site-specific non-natural amino acid residues, methods of preparation and uses thereof |
| WO2026080697A1 (en) | 2024-10-09 | 2026-04-16 | Sutro Biopharma, Inc. | Antibody conjugates with high payload to antibody ratios, compositions comprising the same, and methods of their use |
Family Cites Families (9)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2004520299A (ja) | 2000-12-12 | 2004-07-08 | ニューロジェン・コーポレーション | スピロ[イソベンゾフラン−1,4’−ピペリジン]−3−オン類及び3h−スピロイソベンゾフラン−1,4’−ピペリジン類 |
| SI2610258T1 (sl) * | 2007-10-19 | 2014-12-31 | Boehringer Ingelheim International Gmbh | Substituirani piperidino-dihidrotienopirimidini |
| US9181266B2 (en) | 2011-07-13 | 2015-11-10 | Novartis Ag | 2-piperidin-1-yl-acetamide compounds for use as tankyrase inhibitors |
| US9339503B2 (en) | 2012-02-09 | 2016-05-17 | Merck Patent Gmbh | Tetrahydro-quinazolinone derivatives as TANK and PARP inhibitors |
| CA2874546A1 (en) | 2012-06-07 | 2013-12-12 | F. Hoffmann-La Roche Ag | Pyrazolopyrimidone and pyrazolopyridone inhibitors of tankyrase |
| BR112014030416A2 (pt) | 2012-06-07 | 2017-06-27 | Hoffmann La Roche | composto, métodos para a inibição da tankyrase 1 e para o tratamento do câncer, utilização de um composto, composição e invenção. |
| BR112016008994A2 (pt) * | 2013-11-07 | 2017-09-19 | Lilly Co Eli | Compostos de pirido[2,3-d]pirimidin-4-ona como inibidores de tanquirase |
| WO2016006974A2 (en) * | 2014-07-11 | 2016-01-14 | St Pharm Co., Ltd. | Novel triazolopyrimidinone or triazolopyridinone derivatives, and use thereof |
| KR101777475B1 (ko) * | 2015-12-08 | 2017-09-11 | 에스티팜 주식회사 | 신규한 디히드로피라노피리미디논 유도체 및 이들의 용도 |
-
2017
- 2017-06-30 EP EP17820316.2A patent/EP3480198B1/en active Active
- 2017-06-30 CN CN201780052689.4A patent/CN110023315B/zh active Active
- 2017-06-30 US US16/314,101 patent/US11414429B2/en active Active
- 2017-06-30 AU AU2017288755A patent/AU2017288755B9/en active Active
- 2017-06-30 CA CA3029305A patent/CA3029305C/en active Active
- 2017-06-30 NZ NZ749946A patent/NZ749946A/en unknown
- 2017-06-30 WO PCT/JP2017/024084 patent/WO2018003962A1/ja not_active Ceased
- 2017-06-30 JP JP2018525286A patent/JP6923138B2/ja active Active
- 2017-06-30 KR KR1020197002699A patent/KR102373624B1/ko active Active
- 2017-06-30 ES ES17820316T patent/ES2874185T3/es active Active
Also Published As
| Publication number | Publication date |
|---|---|
| NZ749946A (en) | 2023-11-24 |
| CA3029305C (en) | 2024-02-13 |
| CA3029305A1 (en) | 2018-01-04 |
| AU2017288755B9 (en) | 2021-08-19 |
| AU2017288755A1 (en) | 2019-01-31 |
| CN110023315A (zh) | 2019-07-16 |
| EP3480198A4 (en) | 2020-01-22 |
| JP6923138B2 (ja) | 2021-08-18 |
| KR20190044054A (ko) | 2019-04-29 |
| KR102373624B1 (ko) | 2022-03-17 |
| EP3480198B1 (en) | 2021-05-05 |
| US11414429B2 (en) | 2022-08-16 |
| WO2018003962A1 (ja) | 2018-01-04 |
| EP3480198A1 (en) | 2019-05-08 |
| AU2017288755B2 (en) | 2021-07-29 |
| JPWO2018003962A1 (ja) | 2019-04-18 |
| CN110023315B (zh) | 2021-11-12 |
| US20200172554A1 (en) | 2020-06-04 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP3480198B1 (en) | Novel compound or pharmaceutically acceptable salt thereof | |
| JP7855637B2 (ja) | Bcl6阻害剤 | |
| AU2017250448B2 (en) | Heterocyclic compounds as RET kinase inhibitors | |
| EP4573089A2 (en) | Kras inhibitors | |
| AU2009311756B2 (en) | Modulators of amyloid beta. | |
| AU2008277676A1 (en) | Heterocyclic compounds useful as MK2 inhibitors | |
| UA101676C2 (uk) | Піримідинові сполуки, композиції і способи застосування | |
| ES2384509T3 (es) | Heteroarilpirrolopiridinonas activas como inhibidoras de cinasas | |
| AU2021408684A9 (en) | Aromatic heterocyclic compound, pharmaceutical composition and use thereof | |
| CN120051470A (zh) | 氮杂喹唑啉化合物及使用方法 | |
| WO2024254532A1 (en) | Bifunctional azines conjogates as selective degraders of smarca2 and therapeutic uses thereof | |
| CA3150516A1 (en) | DNA-PK INHIBITOR COMPOUNDS | |
| EP3733206A1 (en) | Anticancer agent | |
| TWI912370B (zh) | 芳香雜環類化合物、藥物組合物及其應用 | |
| HK40095873A (en) | Bcl6 inhibitors | |
| EA050300B1 (ru) | Ингибиторы bcl6 | |
| HK40046058B (en) | Bcl6 inhibitors | |
| HK40046058A (en) | Bcl6 inhibitors |