ES2882126T3 - Inhibición de ornitina aminotransferasa con análogos de GABA para el tratamiento de carcinoma hepatocelular - Google Patents
Inhibición de ornitina aminotransferasa con análogos de GABA para el tratamiento de carcinoma hepatocelular Download PDFInfo
- Publication number
- ES2882126T3 ES2882126T3 ES15856956T ES15856956T ES2882126T3 ES 2882126 T3 ES2882126 T3 ES 2882126T3 ES 15856956 T ES15856956 T ES 15856956T ES 15856956 T ES15856956 T ES 15856956T ES 2882126 T3 ES2882126 T3 ES 2882126T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- cpp
- day
- oat
- subject
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 206010073071 hepatocellular carcinoma Diseases 0.000 title claims abstract description 44
- 231100000844 hepatocellular carcinoma Toxicity 0.000 title claims abstract description 42
- 238000011282 treatment Methods 0.000 title claims abstract description 35
- 108090000691 Ornithine aminotransferases Proteins 0.000 title claims description 87
- 102000004132 Ornithine aminotransferases Human genes 0.000 title claims description 87
- 230000005764 inhibitory process Effects 0.000 title description 22
- BTCSSZJGUNDROE-UHFFFAOYSA-N gamma-aminobutyric acid Chemical class NCCCC(O)=O BTCSSZJGUNDROE-UHFFFAOYSA-N 0.000 title description 17
- 150000001875 compounds Chemical class 0.000 claims abstract description 114
- 229910052739 hydrogen Inorganic materials 0.000 claims abstract description 13
- 229910052731 fluorine Inorganic materials 0.000 claims abstract description 10
- 150000003839 salts Chemical class 0.000 claims abstract description 10
- 230000000694 effects Effects 0.000 claims description 44
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 claims description 16
- 239000008194 pharmaceutical composition Substances 0.000 claims description 14
- 229930195712 glutamate Natural products 0.000 claims description 8
- 238000004519 manufacturing process Methods 0.000 claims description 7
- 230000001413 cellular effect Effects 0.000 claims description 6
- CBSRETZPFOBWNG-UCORVYFPSA-N (1s,3s)-3-amino-4-(difluoromethylidene)cyclopentane-1-carboxylic acid Chemical compound N[C@H]1C[C@@H](C(O)=O)CC1=C(F)F CBSRETZPFOBWNG-UCORVYFPSA-N 0.000 description 65
- 238000000034 method Methods 0.000 description 43
- 239000000203 mixture Substances 0.000 description 40
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 35
- 206010028980 Neoplasm Diseases 0.000 description 34
- 241000700159 Rattus Species 0.000 description 34
- 102000004190 Enzymes Human genes 0.000 description 25
- 108090000790 Enzymes Proteins 0.000 description 25
- 210000004027 cell Anatomy 0.000 description 25
- 229940088598 enzyme Drugs 0.000 description 25
- ZDXPYRJPNDTMRX-VKHMYHEASA-N L-glutamine Chemical compound OC(=O)[C@@H](N)CCC(N)=O ZDXPYRJPNDTMRX-VKHMYHEASA-N 0.000 description 24
- 102100035923 4-aminobutyrate aminotransferase, mitochondrial Human genes 0.000 description 23
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 23
- ZDXPYRJPNDTMRX-UHFFFAOYSA-N glutamine Natural products OC(=O)C(N)CCC(N)=O ZDXPYRJPNDTMRX-UHFFFAOYSA-N 0.000 description 22
- 101710094518 4-aminobutyrate aminotransferase Proteins 0.000 description 21
- 101710115046 4-aminobutyrate aminotransferase, mitochondrial Proteins 0.000 description 21
- 239000003112 inhibitor Substances 0.000 description 21
- 210000004185 liver Anatomy 0.000 description 20
- 239000000243 solution Substances 0.000 description 19
- NGAZZOYFWWSOGK-UHFFFAOYSA-N heptan-3-one Chemical compound CCCCC(=O)CC NGAZZOYFWWSOGK-UHFFFAOYSA-N 0.000 description 17
- 208000035475 disorder Diseases 0.000 description 16
- 238000012360 testing method Methods 0.000 description 14
- 230000004614 tumor growth Effects 0.000 description 14
- KFNRJXCQEJIBER-ZCFIWIBFSA-N (S)-gabaculine Chemical compound N[C@H]1CC(C(O)=O)=CC=C1 KFNRJXCQEJIBER-ZCFIWIBFSA-N 0.000 description 13
- 230000002401 inhibitory effect Effects 0.000 description 13
- 102000013529 alpha-Fetoproteins Human genes 0.000 description 12
- 108010026331 alpha-Fetoproteins Proteins 0.000 description 12
- 238000003556 assay Methods 0.000 description 12
- 235000019439 ethyl acetate Nutrition 0.000 description 12
- 238000000338 in vitro Methods 0.000 description 12
- 230000002062 proliferating effect Effects 0.000 description 12
- QCQCHGYLTSGIGX-GHXANHINSA-N 4-[[(3ar,5ar,5br,7ar,9s,11ar,11br,13as)-5a,5b,8,8,11a-pentamethyl-3a-[(5-methylpyridine-3-carbonyl)amino]-2-oxo-1-propan-2-yl-4,5,6,7,7a,9,10,11,11b,12,13,13a-dodecahydro-3h-cyclopenta[a]chrysen-9-yl]oxy]-2,2-dimethyl-4-oxobutanoic acid Chemical compound N([C@@]12CC[C@@]3(C)[C@]4(C)CC[C@H]5C(C)(C)[C@@H](OC(=O)CC(C)(C)C(O)=O)CC[C@]5(C)[C@H]4CC[C@@H]3C1=C(C(C2)=O)C(C)C)C(=O)C1=CN=CC(C)=C1 QCQCHGYLTSGIGX-GHXANHINSA-N 0.000 description 11
- 238000005481 NMR spectroscopy Methods 0.000 description 11
- 230000015572 biosynthetic process Effects 0.000 description 11
- 201000011510 cancer Diseases 0.000 description 11
- 239000003814 drug Substances 0.000 description 11
- 108090000623 proteins and genes Proteins 0.000 description 11
- AHLPHDHHMVZTML-BYPYZUCNSA-N L-Ornithine Chemical compound NCCC[C@H](N)C(O)=O AHLPHDHHMVZTML-BYPYZUCNSA-N 0.000 description 10
- 210000003494 hepatocyte Anatomy 0.000 description 10
- 238000001727 in vivo Methods 0.000 description 10
- 230000002779 inactivation Effects 0.000 description 10
- 230000000937 inactivator Effects 0.000 description 10
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical class CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 10
- 241000282472 Canis lupus familiaris Species 0.000 description 9
- AHLPHDHHMVZTML-UHFFFAOYSA-N Orn-delta-NH2 Natural products NCCCC(N)C(O)=O AHLPHDHHMVZTML-UHFFFAOYSA-N 0.000 description 9
- 230000003211 malignant effect Effects 0.000 description 9
- 229960003104 ornithine Drugs 0.000 description 9
- 230000009467 reduction Effects 0.000 description 9
- 239000000758 substrate Substances 0.000 description 9
- 210000001519 tissue Anatomy 0.000 description 9
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 8
- UTJLXEIPEHZYQJ-UHFFFAOYSA-N Ornithine Natural products OC(=O)C(C)CCCN UTJLXEIPEHZYQJ-UHFFFAOYSA-N 0.000 description 8
- 102000013814 Wnt Human genes 0.000 description 8
- 108050003627 Wnt Proteins 0.000 description 8
- XMPZTFVPEKAKFH-UHFFFAOYSA-P ceric ammonium nitrate Chemical compound [NH4+].[NH4+].[Ce+4].[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O XMPZTFVPEKAKFH-UHFFFAOYSA-P 0.000 description 8
- 230000001575 pathological effect Effects 0.000 description 8
- 230000003389 potentiating effect Effects 0.000 description 8
- NGVDGCNFYWLIFO-UHFFFAOYSA-N pyridoxal 5'-phosphate Chemical compound CC1=NC=C(COP(O)(O)=O)C(C=O)=C1O NGVDGCNFYWLIFO-UHFFFAOYSA-N 0.000 description 8
- 235000007682 pyridoxal 5'-phosphate Nutrition 0.000 description 8
- 239000011589 pyridoxal 5'-phosphate Substances 0.000 description 8
- 230000002829 reductive effect Effects 0.000 description 8
- 230000004044 response Effects 0.000 description 8
- PJDFLNIOAUIZSL-UHFFFAOYSA-N vigabatrin Chemical compound C=CC(N)CCC(O)=O PJDFLNIOAUIZSL-UHFFFAOYSA-N 0.000 description 8
- 229960005318 vigabatrin Drugs 0.000 description 8
- 102000002004 Cytochrome P-450 Enzyme System Human genes 0.000 description 7
- 108010015742 Cytochrome P-450 Enzyme System Proteins 0.000 description 7
- 241001465754 Metazoa Species 0.000 description 7
- 241000699670 Mus sp. Species 0.000 description 7
- 102000003929 Transaminases Human genes 0.000 description 7
- 108090000340 Transaminases Proteins 0.000 description 7
- 230000004913 activation Effects 0.000 description 7
- 230000008901 benefit Effects 0.000 description 7
- 239000000872 buffer Substances 0.000 description 7
- 238000006243 chemical reaction Methods 0.000 description 7
- 230000003247 decreasing effect Effects 0.000 description 7
- 201000010099 disease Diseases 0.000 description 7
- 229960003692 gamma aminobutyric acid Drugs 0.000 description 7
- 230000012010 growth Effects 0.000 description 7
- 230000003993 interaction Effects 0.000 description 7
- 210000002966 serum Anatomy 0.000 description 7
- 238000003786 synthesis reaction Methods 0.000 description 7
- 238000005160 1H NMR spectroscopy Methods 0.000 description 6
- 229930195714 L-glutamate Natural products 0.000 description 6
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 6
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 6
- 150000001413 amino acids Chemical class 0.000 description 6
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 6
- 229940079593 drug Drugs 0.000 description 6
- 230000014509 gene expression Effects 0.000 description 6
- 210000003734 kidney Anatomy 0.000 description 6
- 230000007246 mechanism Effects 0.000 description 6
- 239000000902 placebo Substances 0.000 description 6
- 229940068196 placebo Drugs 0.000 description 6
- 229910052700 potassium Inorganic materials 0.000 description 6
- 239000011591 potassium Substances 0.000 description 6
- 239000007787 solid Substances 0.000 description 6
- 230000004083 survival effect Effects 0.000 description 6
- 230000036962 time dependent Effects 0.000 description 6
- -1 trifluoromethyl- Chemical group 0.000 description 6
- 210000004881 tumor cell Anatomy 0.000 description 6
- 239000003981 vehicle Substances 0.000 description 6
- KPGXRSRHYNQIFN-UHFFFAOYSA-L 2-oxoglutarate(2-) Chemical compound [O-]C(=O)CCC(=O)C([O-])=O KPGXRSRHYNQIFN-UHFFFAOYSA-L 0.000 description 5
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 5
- 108091006228 GABA transporters Proteins 0.000 description 5
- 102000037078 GABA transporters Human genes 0.000 description 5
- 239000002253 acid Substances 0.000 description 5
- 229940024606 amino acid Drugs 0.000 description 5
- 235000001014 amino acid Nutrition 0.000 description 5
- 239000012267 brine Substances 0.000 description 5
- 239000000460 chlorine Substances 0.000 description 5
- 239000012230 colorless oil Substances 0.000 description 5
- 230000001419 dependent effect Effects 0.000 description 5
- 230000006870 function Effects 0.000 description 5
- 239000001257 hydrogen Substances 0.000 description 5
- 230000002427 irreversible effect Effects 0.000 description 5
- 230000002503 metabolic effect Effects 0.000 description 5
- 231100000062 no-observed-adverse-effect level Toxicity 0.000 description 5
- 230000037361 pathway Effects 0.000 description 5
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 5
- 230000035755 proliferation Effects 0.000 description 5
- 230000002441 reversible effect Effects 0.000 description 5
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 5
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 4
- 230000037396 body weight Effects 0.000 description 4
- 230000003197 catalytic effect Effects 0.000 description 4
- 230000004663 cell proliferation Effects 0.000 description 4
- 238000002512 chemotherapy Methods 0.000 description 4
- 229910052801 chlorine Inorganic materials 0.000 description 4
- 229940125773 compound 10 Drugs 0.000 description 4
- 230000034994 death Effects 0.000 description 4
- 231100000517 death Toxicity 0.000 description 4
- 238000000502 dialysis Methods 0.000 description 4
- 238000011156 evaluation Methods 0.000 description 4
- 210000001508 eye Anatomy 0.000 description 4
- RWSXRVCMGQZWBV-WDSKDSINSA-N glutathione Chemical compound OC(=O)[C@@H](N)CCC(=O)N[C@@H](CS)C(=O)NCC(O)=O RWSXRVCMGQZWBV-WDSKDSINSA-N 0.000 description 4
- 238000011534 incubation Methods 0.000 description 4
- 238000007912 intraperitoneal administration Methods 0.000 description 4
- ZLVXBBHTMQJRSX-VMGNSXQWSA-N jdtic Chemical compound C1([C@]2(C)CCN(C[C@@H]2C)C[C@H](C(C)C)NC(=O)[C@@H]2NCC3=CC(O)=CC=C3C2)=CC=CC(O)=C1 ZLVXBBHTMQJRSX-VMGNSXQWSA-N 0.000 description 4
- 208000032839 leukemia Diseases 0.000 description 4
- 201000001441 melanoma Diseases 0.000 description 4
- 230000004060 metabolic process Effects 0.000 description 4
- 229910052757 nitrogen Inorganic materials 0.000 description 4
- 210000004940 nucleus Anatomy 0.000 description 4
- 239000000047 product Substances 0.000 description 4
- 102000004169 proteins and genes Human genes 0.000 description 4
- 238000011084 recovery Methods 0.000 description 4
- 230000019491 signal transduction Effects 0.000 description 4
- 238000003756 stirring Methods 0.000 description 4
- 239000000126 substance Substances 0.000 description 4
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 description 4
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 4
- UNILWMWFPHPYOR-KXEYIPSPSA-M 1-[6-[2-[3-[3-[3-[2-[2-[3-[[2-[2-[[(2r)-1-[[2-[[(2r)-1-[3-[2-[2-[3-[[2-(2-amino-2-oxoethoxy)acetyl]amino]propoxy]ethoxy]ethoxy]propylamino]-3-hydroxy-1-oxopropan-2-yl]amino]-2-oxoethyl]amino]-3-[(2r)-2,3-di(hexadecanoyloxy)propyl]sulfanyl-1-oxopropan-2-yl Chemical compound O=C1C(SCCC(=O)NCCCOCCOCCOCCCNC(=O)COCC(=O)N[C@@H](CSC[C@@H](COC(=O)CCCCCCCCCCCCCCC)OC(=O)CCCCCCCCCCCCCCC)C(=O)NCC(=O)N[C@H](CO)C(=O)NCCCOCCOCCOCCCNC(=O)COCC(N)=O)CC(=O)N1CCNC(=O)CCCCCN\1C2=CC=C(S([O-])(=O)=O)C=C2CC/1=C/C=C/C=C/C1=[N+](CC)C2=CC=C(S([O-])(=O)=O)C=C2C1 UNILWMWFPHPYOR-KXEYIPSPSA-M 0.000 description 3
- 238000004293 19F NMR spectroscopy Methods 0.000 description 3
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 3
- 206010002942 Apathy Diseases 0.000 description 3
- 201000009030 Carcinoma Diseases 0.000 description 3
- 208000031404 Chromosome Aberrations Diseases 0.000 description 3
- 108010020070 Cytochrome P-450 CYP2B6 Proteins 0.000 description 3
- 102000009666 Cytochrome P-450 CYP2B6 Human genes 0.000 description 3
- 108010081668 Cytochrome P-450 CYP3A Proteins 0.000 description 3
- 102100039205 Cytochrome P450 3A4 Human genes 0.000 description 3
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 3
- 102000003745 Hepatocyte Growth Factor Human genes 0.000 description 3
- 108090000100 Hepatocyte Growth Factor Proteins 0.000 description 3
- FQPGMQABJNQLLF-VKHMYHEASA-N L-canaline Chemical compound NOCC[C@H](N)C(O)=O FQPGMQABJNQLLF-VKHMYHEASA-N 0.000 description 3
- 239000007832 Na2SO4 Substances 0.000 description 3
- 206010039491 Sarcoma Diseases 0.000 description 3
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 3
- 150000007513 acids Chemical class 0.000 description 3
- 230000002411 adverse Effects 0.000 description 3
- 230000033228 biological regulation Effects 0.000 description 3
- 210000004369 blood Anatomy 0.000 description 3
- 239000008280 blood Substances 0.000 description 3
- 210000004556 brain Anatomy 0.000 description 3
- 229910052794 bromium Inorganic materials 0.000 description 3
- 230000008859 change Effects 0.000 description 3
- 239000003153 chemical reaction reagent Substances 0.000 description 3
- 238000004440 column chromatography Methods 0.000 description 3
- 239000013078 crystal Substances 0.000 description 3
- 238000013461 design Methods 0.000 description 3
- 238000011161 development Methods 0.000 description 3
- 230000018109 developmental process Effects 0.000 description 3
- XPPKVPWEQAFLFU-UHFFFAOYSA-J diphosphate(4-) Chemical compound [O-]P([O-])(=O)OP([O-])([O-])=O XPPKVPWEQAFLFU-UHFFFAOYSA-J 0.000 description 3
- 235000011180 diphosphates Nutrition 0.000 description 3
- 238000003818 flash chromatography Methods 0.000 description 3
- 125000001153 fluoro group Chemical group F* 0.000 description 3
- DENHPZASLKBBHA-UHFFFAOYSA-N fluoromethylsulfonylbenzene Chemical compound FCS(=O)(=O)C1=CC=CC=C1 DENHPZASLKBBHA-UHFFFAOYSA-N 0.000 description 3
- 235000012631 food intake Nutrition 0.000 description 3
- 238000009472 formulation Methods 0.000 description 3
- 102000005396 glutamine synthetase Human genes 0.000 description 3
- 108020002326 glutamine synthetase Proteins 0.000 description 3
- 239000003550 marker Substances 0.000 description 3
- 125000000325 methylidene group Chemical group [H]C([H])=* 0.000 description 3
- 230000002438 mitochondrial effect Effects 0.000 description 3
- 229930027945 nicotinamide-adenine dinucleotide Natural products 0.000 description 3
- 239000002773 nucleotide Substances 0.000 description 3
- 125000003729 nucleotide group Chemical group 0.000 description 3
- 210000000056 organ Anatomy 0.000 description 3
- 239000012074 organic phase Substances 0.000 description 3
- 239000013641 positive control Substances 0.000 description 3
- 238000011533 pre-incubation Methods 0.000 description 3
- 235000018102 proteins Nutrition 0.000 description 3
- 239000011541 reaction mixture Substances 0.000 description 3
- 230000002207 retinal effect Effects 0.000 description 3
- 239000004576 sand Substances 0.000 description 3
- 210000000813 small intestine Anatomy 0.000 description 3
- 150000003384 small molecules Chemical class 0.000 description 3
- 229910052938 sodium sulfate Inorganic materials 0.000 description 3
- 235000011152 sodium sulphate Nutrition 0.000 description 3
- 230000002269 spontaneous effect Effects 0.000 description 3
- 230000001629 suppression Effects 0.000 description 3
- 229940124597 therapeutic agent Drugs 0.000 description 3
- 230000001225 therapeutic effect Effects 0.000 description 3
- 231100000419 toxicity Toxicity 0.000 description 3
- 230000001988 toxicity Effects 0.000 description 3
- 238000005891 transamination reaction Methods 0.000 description 3
- 208000016261 weight loss Diseases 0.000 description 3
- 230000004580 weight loss Effects 0.000 description 3
- PGVAKHBXGXBOSB-WINKWTMZSA-N (1s,3s)-3-amino-4-(difluoromethylidene)cyclopentane-1-carboxylic acid;hydrochloride Chemical compound Cl.N[C@H]1C[C@@H](C(O)=O)CC1=C(F)F PGVAKHBXGXBOSB-WINKWTMZSA-N 0.000 description 2
- GHYOCDFICYLMRF-UTIIJYGPSA-N (2S,3R)-N-[(2S)-3-(cyclopenten-1-yl)-1-[(2R)-2-methyloxiran-2-yl]-1-oxopropan-2-yl]-3-hydroxy-3-(4-methoxyphenyl)-2-[[(2S)-2-[(2-morpholin-4-ylacetyl)amino]propanoyl]amino]propanamide Chemical compound C1(=CCCC1)C[C@@H](C(=O)[C@@]1(OC1)C)NC([C@H]([C@@H](C1=CC=C(C=C1)OC)O)NC([C@H](C)NC(CN1CCOCC1)=O)=O)=O GHYOCDFICYLMRF-UTIIJYGPSA-N 0.000 description 2
- IWZSHWBGHQBIML-ZGGLMWTQSA-N (3S,8S,10R,13S,14S,17S)-17-isoquinolin-7-yl-N,N,10,13-tetramethyl-2,3,4,7,8,9,11,12,14,15,16,17-dodecahydro-1H-cyclopenta[a]phenanthren-3-amine Chemical compound CN(C)[C@H]1CC[C@]2(C)C3CC[C@@]4(C)[C@@H](CC[C@@H]4c4ccc5ccncc5c4)[C@@H]3CC=C2C1 IWZSHWBGHQBIML-ZGGLMWTQSA-N 0.000 description 2
- TZCPCKNHXULUIY-RGULYWFUSA-N 1,2-distearoyl-sn-glycero-3-phosphoserine Chemical compound CCCCCCCCCCCCCCCCCC(=O)OC[C@H](COP(O)(=O)OC[C@H](N)C(O)=O)OC(=O)CCCCCCCCCCCCCCCCC TZCPCKNHXULUIY-RGULYWFUSA-N 0.000 description 2
- 108010060511 4-Aminobutyrate Transaminase Proteins 0.000 description 2
- BJNIHWSOVCDBHS-UHFFFAOYSA-N 4-aminohex-5-ynoic acid Chemical compound C#CC(N)CCC(O)=O BJNIHWSOVCDBHS-UHFFFAOYSA-N 0.000 description 2
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 2
- 208000024893 Acute lymphoblastic leukemia Diseases 0.000 description 2
- 208000014697 Acute lymphocytic leukaemia Diseases 0.000 description 2
- 208000031261 Acute myeloid leukaemia Diseases 0.000 description 2
- 208000032467 Aplastic anaemia Diseases 0.000 description 2
- 102000015735 Beta-catenin Human genes 0.000 description 2
- 108060000903 Beta-catenin Proteins 0.000 description 2
- OJRUSAPKCPIVBY-KQYNXXCUSA-N C1=NC2=C(N=C(N=C2N1[C@H]3[C@@H]([C@@H]([C@H](O3)COP(=O)(CP(=O)(O)O)O)O)O)I)N Chemical compound C1=NC2=C(N=C(N=C2N1[C@H]3[C@@H]([C@@H]([C@H](O3)COP(=O)(CP(=O)(O)O)O)O)O)I)N OJRUSAPKCPIVBY-KQYNXXCUSA-N 0.000 description 2
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 2
- 108091006146 Channels Proteins 0.000 description 2
- 108010074922 Cytochrome P-450 CYP1A2 Proteins 0.000 description 2
- 102100026533 Cytochrome P450 1A2 Human genes 0.000 description 2
- 206010012335 Dependence Diseases 0.000 description 2
- AOJJSUZBOXZQNB-TZSSRYMLSA-N Doxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-TZSSRYMLSA-N 0.000 description 2
- 102100031562 Excitatory amino acid transporter 2 Human genes 0.000 description 2
- ZWZWYGMENQVNFU-UHFFFAOYSA-N Glycerophosphorylserin Natural products OC(=O)C(N)COP(O)(=O)OCC(O)CO ZWZWYGMENQVNFU-UHFFFAOYSA-N 0.000 description 2
- 208000002250 Hematologic Neoplasms Diseases 0.000 description 2
- 206010025323 Lymphomas Diseases 0.000 description 2
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 2
- 208000002720 Malnutrition Diseases 0.000 description 2
- 241000124008 Mammalia Species 0.000 description 2
- 206010027476 Metastases Diseases 0.000 description 2
- 201000003793 Myelodysplastic syndrome Diseases 0.000 description 2
- 208000033776 Myeloid Acute Leukemia Diseases 0.000 description 2
- XJLXINKUBYWONI-NNYOXOHSSA-N NADP zwitterion Chemical compound NC(=O)C1=CC=C[N+]([C@H]2[C@@H]([C@H](O)[C@@H](COP([O-])(=O)OP(O)(=O)OC[C@@H]3[C@H]([C@@H](OP(O)(O)=O)[C@@H](O3)N3C4=NC=NC(N)=C4N=C3)O)O2)O)=C1 XJLXINKUBYWONI-NNYOXOHSSA-N 0.000 description 2
- OFBQJSOFQDEBGM-UHFFFAOYSA-N Pentane Chemical compound CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 description 2
- 208000006664 Precursor Cell Lymphoblastic Leukemia-Lymphoma Diseases 0.000 description 2
- 206010039897 Sedation Diseases 0.000 description 2
- GUGOEEXESWIERI-UHFFFAOYSA-N Terfenadine Chemical compound C1=CC(C(C)(C)C)=CC=C1C(O)CCCN1CCC(C(O)(C=2C=CC=CC=2)C=2C=CC=CC=2)CC1 GUGOEEXESWIERI-UHFFFAOYSA-N 0.000 description 2
- MUMGGOZAMZWBJJ-DYKIIFRCSA-N Testostosterone Chemical compound O=C1CC[C@]2(C)[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3CCC2=C1 MUMGGOZAMZWBJJ-DYKIIFRCSA-N 0.000 description 2
- 238000009825 accumulation Methods 0.000 description 2
- 239000002671 adjuvant Substances 0.000 description 2
- QGZKDVFQNNGYKY-UHFFFAOYSA-O ammonium group Chemical group [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 2
- 238000004458 analytical method Methods 0.000 description 2
- 238000010171 animal model Methods 0.000 description 2
- 230000006907 apoptotic process Effects 0.000 description 2
- 239000007864 aqueous solution Substances 0.000 description 2
- 230000036760 body temperature Effects 0.000 description 2
- 210000000481 breast Anatomy 0.000 description 2
- 229910052799 carbon Inorganic materials 0.000 description 2
- 231100000504 carcinogenesis Toxicity 0.000 description 2
- 239000000969 carrier Substances 0.000 description 2
- 210000003679 cervix uteri Anatomy 0.000 description 2
- HVYWMOMLDIMFJA-DPAQBDIFSA-N cholesterol Chemical compound C1C=C2C[C@@H](O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@H]([C@H](C)CCCC(C)C)[C@@]1(C)CC2 HVYWMOMLDIMFJA-DPAQBDIFSA-N 0.000 description 2
- 210000001072 colon Anatomy 0.000 description 2
- 229940125797 compound 12 Drugs 0.000 description 2
- 229940125758 compound 15 Drugs 0.000 description 2
- 230000008878 coupling Effects 0.000 description 2
- 238000010168 coupling process Methods 0.000 description 2
- 238000005859 coupling reaction Methods 0.000 description 2
- 208000035250 cutaneous malignant susceptibility to 1 melanoma Diseases 0.000 description 2
- 230000007812 deficiency Effects 0.000 description 2
- 238000003745 diagnosis Methods 0.000 description 2
- IJKVHSBPTUYDLN-UHFFFAOYSA-N dihydroxy(oxo)silane Chemical compound O[Si](O)=O IJKVHSBPTUYDLN-UHFFFAOYSA-N 0.000 description 2
- 230000008030 elimination Effects 0.000 description 2
- 238000003379 elimination reaction Methods 0.000 description 2
- 229960003180 glutathione Drugs 0.000 description 2
- 208000002672 hepatitis B Diseases 0.000 description 2
- 238000005805 hydroxylation reaction Methods 0.000 description 2
- 239000000411 inducer Substances 0.000 description 2
- 230000000977 initiatory effect Effects 0.000 description 2
- 239000000543 intermediate Substances 0.000 description 2
- 150000003951 lactams Chemical class 0.000 description 2
- 239000003446 ligand Substances 0.000 description 2
- 208000019423 liver disease Diseases 0.000 description 2
- 210000001853 liver microsome Anatomy 0.000 description 2
- 210000004072 lung Anatomy 0.000 description 2
- 239000011777 magnesium Substances 0.000 description 2
- 229910052749 magnesium Inorganic materials 0.000 description 2
- 230000001071 malnutrition Effects 0.000 description 2
- 235000000824 malnutrition Nutrition 0.000 description 2
- 239000011159 matrix material Substances 0.000 description 2
- LWJROJCJINYWOX-UHFFFAOYSA-L mercury dichloride Chemical compound Cl[Hg]Cl LWJROJCJINYWOX-UHFFFAOYSA-L 0.000 description 2
- 238000012986 modification Methods 0.000 description 2
- 230000004048 modification Effects 0.000 description 2
- 231100000219 mutagenic Toxicity 0.000 description 2
- 230000003505 mutagenic effect Effects 0.000 description 2
- 231100000150 mutagenicity / genotoxicity testing Toxicity 0.000 description 2
- 230000035772 mutation Effects 0.000 description 2
- BOPGDPNILDQYTO-NNYOXOHSSA-N nicotinamide-adenine dinucleotide Chemical compound C1=CCC(C(=O)N)=CN1[C@H]1[C@H](O)[C@H](O)[C@@H](COP(O)(=O)OP(O)(=O)OC[C@@H]2[C@H]([C@@H](O)[C@@H](O2)N2C3=NC=NC(N)=C3N=C2)O)O1 BOPGDPNILDQYTO-NNYOXOHSSA-N 0.000 description 2
- 231100000706 no observed effect level Toxicity 0.000 description 2
- 208000015380 nutritional deficiency disease Diseases 0.000 description 2
- 231100000590 oncogenic Toxicity 0.000 description 2
- 230000002246 oncogenic effect Effects 0.000 description 2
- 210000001672 ovary Anatomy 0.000 description 2
- 230000002093 peripheral effect Effects 0.000 description 2
- 239000012071 phase Substances 0.000 description 2
- 230000035790 physiological processes and functions Effects 0.000 description 2
- 230000002265 prevention Effects 0.000 description 2
- 230000008569 process Effects 0.000 description 2
- 210000002307 prostate Anatomy 0.000 description 2
- 108020003175 receptors Proteins 0.000 description 2
- 102000005962 receptors Human genes 0.000 description 2
- 230000008929 regeneration Effects 0.000 description 2
- 238000011069 regeneration method Methods 0.000 description 2
- 238000000611 regression analysis Methods 0.000 description 2
- 230000001105 regulatory effect Effects 0.000 description 2
- 231100000191 repeated dose toxicity Toxicity 0.000 description 2
- 238000011160 research Methods 0.000 description 2
- 230000029058 respiratory gaseous exchange Effects 0.000 description 2
- 230000004287 retinal location Effects 0.000 description 2
- 230000028327 secretion Effects 0.000 description 2
- 230000036280 sedation Effects 0.000 description 2
- 230000011664 signaling Effects 0.000 description 2
- 239000011734 sodium Substances 0.000 description 2
- 239000002904 solvent Substances 0.000 description 2
- 239000007858 starting material Substances 0.000 description 2
- 210000002784 stomach Anatomy 0.000 description 2
- 238000007920 subcutaneous administration Methods 0.000 description 2
- 208000011580 syndromic disease Diseases 0.000 description 2
- 229960000351 terfenadine Drugs 0.000 description 2
- RYCLIXPGLDDLTM-UHFFFAOYSA-J tetrapotassium;phosphonato phosphate Chemical compound [K+].[K+].[K+].[K+].[O-]P([O-])(=O)OP([O-])([O-])=O RYCLIXPGLDDLTM-UHFFFAOYSA-J 0.000 description 2
- 238000002560 therapeutic procedure Methods 0.000 description 2
- 231100000331 toxic Toxicity 0.000 description 2
- 230000002588 toxic effect Effects 0.000 description 2
- 231100000607 toxicokinetics Toxicity 0.000 description 2
- 231100000027 toxicology Toxicity 0.000 description 2
- 210000003932 urinary bladder Anatomy 0.000 description 2
- 210000002700 urine Anatomy 0.000 description 2
- DGVVWUTYPXICAM-UHFFFAOYSA-N β‐Mercaptoethanol Chemical compound OCCS DGVVWUTYPXICAM-UHFFFAOYSA-N 0.000 description 2
- AOSZTAHDEDLTLQ-AZKQZHLXSA-N (1S,2S,4R,8S,9S,11S,12R,13S,19S)-6-[(3-chlorophenyl)methyl]-12,19-difluoro-11-hydroxy-8-(2-hydroxyacetyl)-9,13-dimethyl-6-azapentacyclo[10.8.0.02,9.04,8.013,18]icosa-14,17-dien-16-one Chemical compound C([C@@H]1C[C@H]2[C@H]3[C@]([C@]4(C=CC(=O)C=C4[C@@H](F)C3)C)(F)[C@@H](O)C[C@@]2([C@@]1(C1)C(=O)CO)C)N1CC1=CC=CC(Cl)=C1 AOSZTAHDEDLTLQ-AZKQZHLXSA-N 0.000 description 1
- QFLWZFQWSBQYPS-AWRAUJHKSA-N (3S)-3-[[(2S)-2-[[(2S)-2-[5-[(3aS,6aR)-2-oxo-1,3,3a,4,6,6a-hexahydrothieno[3,4-d]imidazol-4-yl]pentanoylamino]-3-methylbutanoyl]amino]-3-(4-hydroxyphenyl)propanoyl]amino]-4-[1-bis(4-chlorophenoxy)phosphorylbutylamino]-4-oxobutanoic acid Chemical compound CCCC(NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](Cc1ccc(O)cc1)NC(=O)[C@@H](NC(=O)CCCCC1SC[C@@H]2NC(=O)N[C@H]12)C(C)C)P(=O)(Oc1ccc(Cl)cc1)Oc1ccc(Cl)cc1 QFLWZFQWSBQYPS-AWRAUJHKSA-N 0.000 description 1
- DWAKNKKXGALPNW-BYPYZUCNSA-N (S)-1-pyrroline-5-carboxylic acid Chemical compound OC(=O)[C@@H]1CCC=N1 DWAKNKKXGALPNW-BYPYZUCNSA-N 0.000 description 1
- DYLIWHYUXAJDOJ-OWOJBTEDSA-N (e)-4-(6-aminopurin-9-yl)but-2-en-1-ol Chemical compound NC1=NC=NC2=C1N=CN2C\C=C\CO DYLIWHYUXAJDOJ-OWOJBTEDSA-N 0.000 description 1
- NWUYHJFMYQTDRP-UHFFFAOYSA-N 1,2-bis(ethenyl)benzene;1-ethenyl-2-ethylbenzene;styrene Chemical compound C=CC1=CC=CC=C1.CCC1=CC=CC=C1C=C.C=CC1=CC=CC=C1C=C NWUYHJFMYQTDRP-UHFFFAOYSA-N 0.000 description 1
- ONBQEOIKXPHGMB-VBSBHUPXSA-N 1-[2-[(2s,3r,4s,5r)-3,4-dihydroxy-5-(hydroxymethyl)oxolan-2-yl]oxy-4,6-dihydroxyphenyl]-3-(4-hydroxyphenyl)propan-1-one Chemical compound O[C@@H]1[C@H](O)[C@@H](CO)O[C@H]1OC1=CC(O)=CC(O)=C1C(=O)CCC1=CC=C(O)C=C1 ONBQEOIKXPHGMB-VBSBHUPXSA-N 0.000 description 1
- KGENPKAWPRUNIG-UHFFFAOYSA-N 1-[chloro(ethyl)phosphoryl]ethane Chemical compound CCP(Cl)(=O)CC KGENPKAWPRUNIG-UHFFFAOYSA-N 0.000 description 1
- DWAKNKKXGALPNW-UHFFFAOYSA-N 1-pyrroline-5-carboxylic acid Chemical compound OC(=O)C1CCC=N1 DWAKNKKXGALPNW-UHFFFAOYSA-N 0.000 description 1
- 238000001644 13C nuclear magnetic resonance spectroscopy Methods 0.000 description 1
- MSWZFWKMSRAUBD-UHFFFAOYSA-N 2-Amino-2-Deoxy-Hexose Chemical compound NC1C(O)OC(CO)C(O)C1O MSWZFWKMSRAUBD-UHFFFAOYSA-N 0.000 description 1
- TVZRAEYQIKYCPH-UHFFFAOYSA-N 3-(trimethylsilyl)propane-1-sulfonic acid Chemical compound C[Si](C)(C)CCCS(O)(=O)=O TVZRAEYQIKYCPH-UHFFFAOYSA-N 0.000 description 1
- SUBDBMMJDZJVOS-UHFFFAOYSA-N 5-methoxy-2-{[(4-methoxy-3,5-dimethylpyridin-2-yl)methyl]sulfinyl}-1H-benzimidazole Chemical compound N=1C2=CC(OC)=CC=C2NC=1S(=O)CC1=NC=C(C)C(OC)=C1C SUBDBMMJDZJVOS-UHFFFAOYSA-N 0.000 description 1
- 206010000117 Abnormal behaviour Diseases 0.000 description 1
- 102100036475 Alanine aminotransferase 1 Human genes 0.000 description 1
- 108010082126 Alanine transaminase Proteins 0.000 description 1
- 102000002260 Alkaline Phosphatase Human genes 0.000 description 1
- 108020004774 Alkaline Phosphatase Proteins 0.000 description 1
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical class [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 1
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 1
- 239000004382 Amylase Substances 0.000 description 1
- 102000013142 Amylases Human genes 0.000 description 1
- 108010065511 Amylases Proteins 0.000 description 1
- 201000003076 Angiosarcoma Diseases 0.000 description 1
- 102000004121 Annexin A5 Human genes 0.000 description 1
- 108090000672 Annexin A5 Proteins 0.000 description 1
- 108050003620 Arrestin-C Proteins 0.000 description 1
- 102100026440 Arrestin-C Human genes 0.000 description 1
- 108010003415 Aspartate Aminotransferases Proteins 0.000 description 1
- 102000004625 Aspartate Aminotransferases Human genes 0.000 description 1
- 208000010839 B-cell chronic lymphocytic leukemia Diseases 0.000 description 1
- 208000032791 BCR-ABL1 positive chronic myelogenous leukemia Diseases 0.000 description 1
- 241000283690 Bos taurus Species 0.000 description 1
- 208000011691 Burkitt lymphomas Diseases 0.000 description 1
- 206010006895 Cachexia Diseases 0.000 description 1
- 102000000905 Cadherin Human genes 0.000 description 1
- 108050007957 Cadherin Proteins 0.000 description 1
- 241000282465 Canis Species 0.000 description 1
- GAGWJHPBXLXJQN-UORFTKCHSA-N Capecitabine Chemical compound C1=C(F)C(NC(=O)OCCCCC)=NC(=O)N1[C@H]1[C@H](O)[C@H](O)[C@@H](C)O1 GAGWJHPBXLXJQN-UORFTKCHSA-N 0.000 description 1
- GAGWJHPBXLXJQN-UHFFFAOYSA-N Capecitabine Natural products C1=C(F)C(NC(=O)OCCCCC)=NC(=O)N1C1C(O)C(O)C(C)O1 GAGWJHPBXLXJQN-UHFFFAOYSA-N 0.000 description 1
- 241000282693 Cercopithecidae Species 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- 108010077544 Chromatin Proteins 0.000 description 1
- 206010008805 Chromosomal abnormalities Diseases 0.000 description 1
- 208000000419 Chronic Hepatitis B Diseases 0.000 description 1
- 206010009208 Cirrhosis alcoholic Diseases 0.000 description 1
- 229940126657 Compound 17 Drugs 0.000 description 1
- 108010026925 Cytochrome P-450 CYP2C19 Proteins 0.000 description 1
- 108010000561 Cytochrome P-450 CYP2C8 Proteins 0.000 description 1
- 108010000543 Cytochrome P-450 CYP2C9 Proteins 0.000 description 1
- 108010001237 Cytochrome P-450 CYP2D6 Proteins 0.000 description 1
- 102100029363 Cytochrome P450 2C19 Human genes 0.000 description 1
- 102100029359 Cytochrome P450 2C8 Human genes 0.000 description 1
- 102100029358 Cytochrome P450 2C9 Human genes 0.000 description 1
- 102100021704 Cytochrome P450 2D6 Human genes 0.000 description 1
- 102000018832 Cytochromes Human genes 0.000 description 1
- 108010052832 Cytochromes Proteins 0.000 description 1
- 238000000018 DNA microarray Methods 0.000 description 1
- 238000001712 DNA sequencing Methods 0.000 description 1
- 206010011953 Decreased activity Diseases 0.000 description 1
- AFSDNFLWKVMVRB-UHFFFAOYSA-N Ellagic acid Chemical compound OC1=C(O)C(OC2=O)=C3C4=C2C=C(O)C(O)=C4OC(=O)C3=C1 AFSDNFLWKVMVRB-UHFFFAOYSA-N 0.000 description 1
- 241000283073 Equus caballus Species 0.000 description 1
- 241000588724 Escherichia coli Species 0.000 description 1
- 108010000720 Excitatory Amino Acid Transporter 2 Proteins 0.000 description 1
- 241000282324 Felis Species 0.000 description 1
- 206010016654 Fibrosis Diseases 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- GHASVSINZRGABV-UHFFFAOYSA-N Fluorouracil Chemical compound FC1=CNC(=O)NC1=O GHASVSINZRGABV-UHFFFAOYSA-N 0.000 description 1
- 241000699694 Gerbillinae Species 0.000 description 1
- 102000008214 Glutamate decarboxylase Human genes 0.000 description 1
- 108091022930 Glutamate decarboxylase Proteins 0.000 description 1
- 108010024636 Glutathione Proteins 0.000 description 1
- 208000001258 Hemangiosarcoma Diseases 0.000 description 1
- 208000032843 Hemorrhage Diseases 0.000 description 1
- 206010019663 Hepatic failure Diseases 0.000 description 1
- 208000017604 Hodgkin disease Diseases 0.000 description 1
- 208000010747 Hodgkins lymphoma Diseases 0.000 description 1
- 241000282412 Homo Species 0.000 description 1
- 101000609335 Homo sapiens Pyrroline-5-carboxylate reductase 1, mitochondrial Proteins 0.000 description 1
- 238000006546 Horner-Wadsworth-Emmons reaction Methods 0.000 description 1
- 206010021074 Hypoplastic anaemia Diseases 0.000 description 1
- 208000007766 Kaposi sarcoma Diseases 0.000 description 1
- 241000283891 Kobus Species 0.000 description 1
- ONIBWKKTOPOVIA-BYPYZUCNSA-N L-Proline Chemical compound OC(=O)[C@@H]1CCCN1 ONIBWKKTOPOVIA-BYPYZUCNSA-N 0.000 description 1
- 229930182816 L-glutamine Natural products 0.000 description 1
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 1
- 208000034578 Multiple myelomas Diseases 0.000 description 1
- 241000699666 Mus <mouse, genus> Species 0.000 description 1
- 208000014767 Myeloproliferative disease Diseases 0.000 description 1
- 206010060860 Neurological symptom Diseases 0.000 description 1
- 206010067482 No adverse event Diseases 0.000 description 1
- 208000015914 Non-Hodgkin lymphomas Diseases 0.000 description 1
- BNXLOMAJKIKRIO-UHFFFAOYSA-N OP(OC(F)F)=O Chemical compound OP(OC(F)F)=O BNXLOMAJKIKRIO-UHFFFAOYSA-N 0.000 description 1
- 102000043276 Oncogene Human genes 0.000 description 1
- 108700020796 Oncogene Proteins 0.000 description 1
- 102000004316 Oxidoreductases Human genes 0.000 description 1
- 108090000854 Oxidoreductases Proteins 0.000 description 1
- 101150053185 P450 gene Proteins 0.000 description 1
- 206010035226 Plasma cell myeloma Diseases 0.000 description 1
- 206010035603 Pleural mesothelioma Diseases 0.000 description 1
- 102000004257 Potassium Channel Human genes 0.000 description 1
- ONIBWKKTOPOVIA-UHFFFAOYSA-N Proline Natural products OC(=O)C1CCCN1 ONIBWKKTOPOVIA-UHFFFAOYSA-N 0.000 description 1
- 241000212916 Psammomys obesus Species 0.000 description 1
- 102100039407 Pyrroline-5-carboxylate reductase 1, mitochondrial Human genes 0.000 description 1
- 241000700157 Rattus norvegicus Species 0.000 description 1
- 208000004453 Retinal Dysplasia Diseases 0.000 description 1
- 206010048955 Retinal toxicity Diseases 0.000 description 1
- 201000000582 Retinoblastoma Diseases 0.000 description 1
- 241000293869 Salmonella enterica subsp. enterica serovar Typhimurium Species 0.000 description 1
- 206010040047 Sepsis Diseases 0.000 description 1
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 1
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical class [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 1
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 1
- 208000021712 Soft tissue sarcoma Diseases 0.000 description 1
- 238000000692 Student's t-test Methods 0.000 description 1
- 241000282887 Suidae Species 0.000 description 1
- 108091023040 Transcription factor Proteins 0.000 description 1
- 102000040945 Transcription factor Human genes 0.000 description 1
- 208000003443 Unconsciousness Diseases 0.000 description 1
- 235000012545 Vaccinium macrocarpon Nutrition 0.000 description 1
- 235000002118 Vaccinium oxycoccus Nutrition 0.000 description 1
- 244000291414 Vaccinium oxycoccus Species 0.000 description 1
- 241000700605 Viruses Species 0.000 description 1
- 208000027418 Wounds and injury Diseases 0.000 description 1
- LNUFLCYMSVYYNW-ZPJMAFJPSA-N [(2r,3r,4s,5r,6r)-2-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[[(3s,5s,8r,9s,10s,13r,14s,17r)-10,13-dimethyl-17-[(2r)-6-methylheptan-2-yl]-2,3,4,5,6,7,8,9,11,12,14,15,16,17-tetradecahydro-1h-cyclopenta[a]phenanthren-3-yl]oxy]-4,5-disulfo Chemical compound O([C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1C[C@@H]2CC[C@H]3[C@@H]4CC[C@@H]([C@]4(CC[C@@H]3[C@@]2(C)CC1)C)[C@H](C)CCCC(C)C)[C@H]1O[C@H](COS(O)(=O)=O)[C@@H](OS(O)(=O)=O)[C@H](OS(O)(=O)=O)[C@H]1OS(O)(=O)=O LNUFLCYMSVYYNW-ZPJMAFJPSA-N 0.000 description 1
- 238000010317 ablation therapy Methods 0.000 description 1
- 230000002159 abnormal effect Effects 0.000 description 1
- 230000005856 abnormality Effects 0.000 description 1
- 230000007059 acute toxicity Effects 0.000 description 1
- 231100000403 acute toxicity Toxicity 0.000 description 1
- 239000000853 adhesive Substances 0.000 description 1
- 230000001070 adhesive effect Effects 0.000 description 1
- 208000010002 alcoholic liver cirrhosis Diseases 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- SHGAZHPCJJPHSC-YCNIQYBTSA-N all-trans-retinoic acid Chemical compound OC(=O)\C=C(/C)\C=C\C=C(/C)\C=C\C1=C(C)CCCC1(C)C SHGAZHPCJJPHSC-YCNIQYBTSA-N 0.000 description 1
- 125000003277 amino group Chemical group 0.000 description 1
- 239000002380 aminotransferase inhibitor Substances 0.000 description 1
- 239000000908 ammonium hydroxide Substances 0.000 description 1
- 235000019418 amylase Nutrition 0.000 description 1
- 230000001195 anabolic effect Effects 0.000 description 1
- 210000002255 anal canal Anatomy 0.000 description 1
- 230000019552 anatomical structure morphogenesis Effects 0.000 description 1
- 230000003466 anti-cipated effect Effects 0.000 description 1
- 230000000259 anti-tumor effect Effects 0.000 description 1
- 239000002246 antineoplastic agent Substances 0.000 description 1
- 239000003963 antioxidant agent Substances 0.000 description 1
- 230000003078 antioxidant effect Effects 0.000 description 1
- 238000013459 approach Methods 0.000 description 1
- 239000008346 aqueous phase Substances 0.000 description 1
- 206010003119 arrhythmia Diseases 0.000 description 1
- 230000001174 ascending effect Effects 0.000 description 1
- 230000001580 bacterial effect Effects 0.000 description 1
- 239000002585 base Substances 0.000 description 1
- 230000006399 behavior Effects 0.000 description 1
- 230000002146 bilateral effect Effects 0.000 description 1
- 210000000013 bile duct Anatomy 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 239000000090 biomarker Substances 0.000 description 1
- 238000001574 biopsy Methods 0.000 description 1
- 208000002352 blister Diseases 0.000 description 1
- 210000000988 bone and bone Anatomy 0.000 description 1
- 210000000133 brain stem Anatomy 0.000 description 1
- 238000004364 calculation method Methods 0.000 description 1
- 229960004117 capecitabine Drugs 0.000 description 1
- 150000007942 carboxylates Chemical group 0.000 description 1
- 230000000747 cardiac effect Effects 0.000 description 1
- 230000015556 catabolic process Effects 0.000 description 1
- 238000006555 catalytic reaction Methods 0.000 description 1
- 238000005341 cation exchange Methods 0.000 description 1
- 239000003729 cation exchange resin Substances 0.000 description 1
- 230000003915 cell function Effects 0.000 description 1
- 210000000170 cell membrane Anatomy 0.000 description 1
- 239000006285 cell suspension Substances 0.000 description 1
- 230000017455 cell-cell adhesion Effects 0.000 description 1
- 230000033077 cellular process Effects 0.000 description 1
- 210000001638 cerebellum Anatomy 0.000 description 1
- 210000003710 cerebral cortex Anatomy 0.000 description 1
- 238000012512 characterization method Methods 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 125000001309 chloro group Chemical group Cl* 0.000 description 1
- 235000012000 cholesterol Nutrition 0.000 description 1
- 210000003483 chromatin Anatomy 0.000 description 1
- 208000020403 chronic hepatitis C virus infection Diseases 0.000 description 1
- 210000003040 circulating cell Anatomy 0.000 description 1
- 230000007882 cirrhosis Effects 0.000 description 1
- 208000019425 cirrhosis of liver Diseases 0.000 description 1
- DQLATGHUWYMOKM-UHFFFAOYSA-L cisplatin Chemical compound N[Pt](N)(Cl)Cl DQLATGHUWYMOKM-UHFFFAOYSA-L 0.000 description 1
- 229960004316 cisplatin Drugs 0.000 description 1
- 231100000505 clastogenic Toxicity 0.000 description 1
- 230000003541 clastogenic effect Effects 0.000 description 1
- 230000002860 competitive effect Effects 0.000 description 1
- 230000000536 complexating effect Effects 0.000 description 1
- 229940126142 compound 16 Drugs 0.000 description 1
- 230000001143 conditioned effect Effects 0.000 description 1
- 210000000795 conjunctiva Anatomy 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 235000004634 cranberry Nutrition 0.000 description 1
- 230000001186 cumulative effect Effects 0.000 description 1
- 238000011461 current therapy Methods 0.000 description 1
- 150000001923 cyclic compounds Chemical class 0.000 description 1
- 210000000805 cytoplasm Anatomy 0.000 description 1
- 229940127089 cytotoxic agent Drugs 0.000 description 1
- 230000006378 damage Effects 0.000 description 1
- 230000000254 damaging effect Effects 0.000 description 1
- 230000007423 decrease Effects 0.000 description 1
- 230000007547 defect Effects 0.000 description 1
- 230000002950 deficient Effects 0.000 description 1
- 238000010511 deprotection reaction Methods 0.000 description 1
- 238000001514 detection method Methods 0.000 description 1
- 206010012601 diabetes mellitus Diseases 0.000 description 1
- LGTLXDJOAJDFLR-UHFFFAOYSA-N diethyl chlorophosphate Chemical compound CCOP(Cl)(=O)OCC LGTLXDJOAJDFLR-UHFFFAOYSA-N 0.000 description 1
- 229940079919 digestives enzyme preparation Drugs 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- 230000009266 disease activity Effects 0.000 description 1
- BFMYDTVEBKDAKJ-UHFFFAOYSA-L disodium;(2',7'-dibromo-3',6'-dioxido-3-oxospiro[2-benzofuran-1,9'-xanthene]-4'-yl)mercury;hydrate Chemical compound O.[Na+].[Na+].O1C(=O)C2=CC=CC=C2C21C1=CC(Br)=C([O-])C([Hg])=C1OC1=C2C=C(Br)C([O-])=C1 BFMYDTVEBKDAKJ-UHFFFAOYSA-L 0.000 description 1
- 239000006185 dispersion Substances 0.000 description 1
- 231100000673 dose–response relationship Toxicity 0.000 description 1
- 229960004679 doxorubicin Drugs 0.000 description 1
- 238000001647 drug administration Methods 0.000 description 1
- 239000003937 drug carrier Substances 0.000 description 1
- 239000003596 drug target Substances 0.000 description 1
- 230000004064 dysfunction Effects 0.000 description 1
- 230000002526 effect on cardiovascular system Effects 0.000 description 1
- 239000000839 emulsion Substances 0.000 description 1
- 238000001952 enzyme assay Methods 0.000 description 1
- 239000002532 enzyme inhibitor Substances 0.000 description 1
- 206010015037 epilepsy Diseases 0.000 description 1
- 210000003238 esophagus Anatomy 0.000 description 1
- 125000002534 ethynyl group Chemical group [H]C#C* 0.000 description 1
- 210000003020 exocrine pancreas Anatomy 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 238000010195 expression analysis Methods 0.000 description 1
- 201000002788 eyelid carcinoma Diseases 0.000 description 1
- 238000010579 first pass effect Methods 0.000 description 1
- 238000000684 flow cytometry Methods 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 229960002949 fluorouracil Drugs 0.000 description 1
- 230000037406 food intake Effects 0.000 description 1
- 235000015203 fruit juice Nutrition 0.000 description 1
- 210000000232 gallbladder Anatomy 0.000 description 1
- 229960005277 gemcitabine Drugs 0.000 description 1
- SDUQYLNIPVEERB-QPPQHZFASA-N gemcitabine Chemical compound O=C1N=C(N)C=CN1[C@H]1C(F)(F)[C@H](O)[C@@H](CO)O1 SDUQYLNIPVEERB-QPPQHZFASA-N 0.000 description 1
- 231100000025 genetic toxicology Toxicity 0.000 description 1
- 230000001738 genotoxic effect Effects 0.000 description 1
- 201000007116 gestational trophoblastic neoplasm Diseases 0.000 description 1
- 239000011521 glass Substances 0.000 description 1
- 210000004884 grey matter Anatomy 0.000 description 1
- 230000007773 growth pattern Effects 0.000 description 1
- 230000036541 health Effects 0.000 description 1
- 230000009033 hematopoietic malignancy Effects 0.000 description 1
- 230000002440 hepatic effect Effects 0.000 description 1
- 210000002989 hepatic vein Anatomy 0.000 description 1
- 208000010710 hepatitis C virus infection Diseases 0.000 description 1
- 230000002962 histologic effect Effects 0.000 description 1
- 238000010562 histological examination Methods 0.000 description 1
- 210000005104 human peripheral blood lymphocyte Anatomy 0.000 description 1
- 230000007062 hydrolysis Effects 0.000 description 1
- 238000006460 hydrolysis reaction Methods 0.000 description 1
- 230000002209 hydrophobic effect Effects 0.000 description 1
- 206010020718 hyperplasia Diseases 0.000 description 1
- 230000001096 hypoplastic effect Effects 0.000 description 1
- 210000000987 immune system Anatomy 0.000 description 1
- 230000001976 improved effect Effects 0.000 description 1
- 230000000415 inactivating effect Effects 0.000 description 1
- 230000006698 induction Effects 0.000 description 1
- 208000015181 infectious disease Diseases 0.000 description 1
- 239000004615 ingredient Substances 0.000 description 1
- 208000014674 injury Diseases 0.000 description 1
- 229940030980 inova Drugs 0.000 description 1
- 210000002490 intestinal epithelial cell Anatomy 0.000 description 1
- 238000001361 intraarterial administration Methods 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 238000001990 intravenous administration Methods 0.000 description 1
- 230000001788 irregular Effects 0.000 description 1
- 239000013038 irreversible inhibitor Substances 0.000 description 1
- 210000000244 kidney pelvis Anatomy 0.000 description 1
- 238000009533 lab test Methods 0.000 description 1
- 201000009314 lacrimal gland carcinoma Diseases 0.000 description 1
- 239000004310 lactic acid Substances 0.000 description 1
- 210000000867 larynx Anatomy 0.000 description 1
- 230000002045 lasting effect Effects 0.000 description 1
- 210000000088 lip Anatomy 0.000 description 1
- 238000001294 liquid chromatography-tandem mass spectrometry Methods 0.000 description 1
- 229910052744 lithium Inorganic materials 0.000 description 1
- YNESATAKKCNGOF-UHFFFAOYSA-N lithium bis(trimethylsilyl)amide Chemical compound [Li+].C[Si](C)(C)[N-][Si](C)(C)C YNESATAKKCNGOF-UHFFFAOYSA-N 0.000 description 1
- 201000007270 liver cancer Diseases 0.000 description 1
- 230000005976 liver dysfunction Effects 0.000 description 1
- 231100000835 liver failure Toxicity 0.000 description 1
- 208000007903 liver failure Diseases 0.000 description 1
- 230000003908 liver function Effects 0.000 description 1
- 208000014018 liver neoplasm Diseases 0.000 description 1
- 230000007774 longterm Effects 0.000 description 1
- 230000001926 lymphatic effect Effects 0.000 description 1
- 210000004324 lymphatic system Anatomy 0.000 description 1
- 210000004698 lymphocyte Anatomy 0.000 description 1
- 230000036210 malignancy Effects 0.000 description 1
- 201000002576 malignant conjunctival melanoma Diseases 0.000 description 1
- 238000001819 mass spectrum Methods 0.000 description 1
- 208000000516 mast-cell leukemia Diseases 0.000 description 1
- 231100000682 maximum tolerated dose Toxicity 0.000 description 1
- 238000005259 measurement Methods 0.000 description 1
- 239000012528 membrane Substances 0.000 description 1
- 229960002523 mercuric chloride Drugs 0.000 description 1
- QSHDDOUJBYECFT-UHFFFAOYSA-N mercury Chemical compound [Hg] QSHDDOUJBYECFT-UHFFFAOYSA-N 0.000 description 1
- 229910052753 mercury Inorganic materials 0.000 description 1
- 230000009401 metastasis Effects 0.000 description 1
- 206010061289 metastatic neoplasm Diseases 0.000 description 1
- PQIOSYKVBBWRRI-UHFFFAOYSA-N methylphosphonyl difluoride Chemical group CP(F)(F)=O PQIOSYKVBBWRRI-UHFFFAOYSA-N 0.000 description 1
- 238000002493 microarray Methods 0.000 description 1
- DDLIGBOFAVUZHB-UHFFFAOYSA-N midazolam Chemical compound C12=CC(Cl)=CC=C2N2C(C)=NC=C2CN=C1C1=CC=CC=C1F DDLIGBOFAVUZHB-UHFFFAOYSA-N 0.000 description 1
- 229960003793 midazolam Drugs 0.000 description 1
- 230000000116 mitigating effect Effects 0.000 description 1
- 238000003032 molecular docking Methods 0.000 description 1
- 238000000302 molecular modelling Methods 0.000 description 1
- 210000000214 mouth Anatomy 0.000 description 1
- 231100000350 mutagenesis Toxicity 0.000 description 1
- 239000004311 natamycin Substances 0.000 description 1
- 230000017074 necrotic cell death Effects 0.000 description 1
- 230000035407 negative regulation of cell proliferation Effects 0.000 description 1
- 210000005170 neoplastic cell Anatomy 0.000 description 1
- 210000004498 neuroglial cell Anatomy 0.000 description 1
- 239000002858 neurotransmitter agent Substances 0.000 description 1
- 239000012457 nonaqueous media Substances 0.000 description 1
- 238000000655 nuclear magnetic resonance spectrum Methods 0.000 description 1
- 229960000381 omeprazole Drugs 0.000 description 1
- 230000006508 oncogene activation Effects 0.000 description 1
- 210000003101 oviduct Anatomy 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 238000007254 oxidation reaction Methods 0.000 description 1
- 230000036542 oxidative stress Effects 0.000 description 1
- 150000002923 oximes Chemical class 0.000 description 1
- 238000001139 pH measurement Methods 0.000 description 1
- 210000000496 pancreas Anatomy 0.000 description 1
- 210000003695 paranasal sinus Anatomy 0.000 description 1
- 208000012111 paraneoplastic syndrome Diseases 0.000 description 1
- 230000007170 pathology Effects 0.000 description 1
- 230000001991 pathophysiological effect Effects 0.000 description 1
- 238000000059 patterning Methods 0.000 description 1
- 230000035515 penetration Effects 0.000 description 1
- 210000003899 penis Anatomy 0.000 description 1
- 210000005105 peripheral blood lymphocyte Anatomy 0.000 description 1
- 210000003800 pharynx Anatomy 0.000 description 1
- DDBREPKUVSBGFI-UHFFFAOYSA-N phenobarbital Chemical compound C=1C=CC=CC=1C1(CC)C(=O)NC(=O)NC1=O DDBREPKUVSBGFI-UHFFFAOYSA-N 0.000 description 1
- 229960002695 phenobarbital Drugs 0.000 description 1
- 230000035479 physiological effects, processes and functions Effects 0.000 description 1
- 239000013612 plasmid Substances 0.000 description 1
- 235000013525 pomegranate juice Nutrition 0.000 description 1
- 108020001213 potassium channel Proteins 0.000 description 1
- 229940124606 potential therapeutic agent Drugs 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 231100001271 preclinical toxicology Toxicity 0.000 description 1
- 230000001855 preneoplastic effect Effects 0.000 description 1
- 210000005215 presynaptic neuron Anatomy 0.000 description 1
- 230000003449 preventive effect Effects 0.000 description 1
- 238000004393 prognosis Methods 0.000 description 1
- 230000000069 prophylactic effect Effects 0.000 description 1
- 238000011321 prophylaxis Methods 0.000 description 1
- 230000001681 protective effect Effects 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- 238000010791 quenching Methods 0.000 description 1
- 230000000171 quenching effect Effects 0.000 description 1
- 230000005855 radiation Effects 0.000 description 1
- 238000011867 re-evaluation Methods 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 210000000664 rectum Anatomy 0.000 description 1
- 239000001044 red dye Substances 0.000 description 1
- 230000022532 regulation of transcription, DNA-dependent Effects 0.000 description 1
- 230000008672 reprogramming Effects 0.000 description 1
- 230000000241 respiratory effect Effects 0.000 description 1
- 210000001525 retina Anatomy 0.000 description 1
- 210000000964 retinal cone photoreceptor cell Anatomy 0.000 description 1
- 231100000385 retinal toxicity Toxicity 0.000 description 1
- 229930002330 retinoic acid Natural products 0.000 description 1
- 230000006965 reversible inhibition Effects 0.000 description 1
- JQXXHWHPUNPDRT-WLSIYKJHSA-N rifampicin Chemical compound O([C@](C1=O)(C)O/C=C/[C@@H]([C@H]([C@@H](OC(C)=O)[C@H](C)[C@H](O)[C@H](C)[C@@H](O)[C@@H](C)\C=C\C=C(C)/C(=O)NC=2C(O)=C3C([O-])=C4C)C)OC)C4=C1C3=C(O)C=2\C=N\N1CC[NH+](C)CC1 JQXXHWHPUNPDRT-WLSIYKJHSA-N 0.000 description 1
- 229960001225 rifampicin Drugs 0.000 description 1
- 230000000630 rising effect Effects 0.000 description 1
- 210000003079 salivary gland Anatomy 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 230000035945 sensitivity Effects 0.000 description 1
- 210000003491 skin Anatomy 0.000 description 1
- 230000037075 skin appearance Effects 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- 241000894007 species Species 0.000 description 1
- 210000000278 spinal cord Anatomy 0.000 description 1
- 230000006641 stabilisation Effects 0.000 description 1
- 238000011105 stabilization Methods 0.000 description 1
- 238000007619 statistical method Methods 0.000 description 1
- 238000006467 substitution reaction Methods 0.000 description 1
- UIUJIQZEACWQSV-UHFFFAOYSA-N succinic semialdehyde Chemical compound OC(=O)CCC=O UIUJIQZEACWQSV-UHFFFAOYSA-N 0.000 description 1
- 230000008093 supporting effect Effects 0.000 description 1
- 238000001356 surgical procedure Methods 0.000 description 1
- 239000000725 suspension Substances 0.000 description 1
- 208000024891 symptom Diseases 0.000 description 1
- 238000011521 systemic chemotherapy Methods 0.000 description 1
- 210000001550 testis Anatomy 0.000 description 1
- 229960003604 testosterone Drugs 0.000 description 1
- CZDYPVPMEAXLPK-UHFFFAOYSA-N tetramethylsilane Chemical compound C[Si](C)(C)C CZDYPVPMEAXLPK-UHFFFAOYSA-N 0.000 description 1
- 229940104230 thymidine Drugs 0.000 description 1
- 210000001685 thyroid gland Anatomy 0.000 description 1
- 230000000699 topical effect Effects 0.000 description 1
- 238000002054 transplantation Methods 0.000 description 1
- 150000003626 triacylglycerols Chemical class 0.000 description 1
- 230000004102 tricarboxylic acid cycle Effects 0.000 description 1
- 230000004565 tumor cell growth Effects 0.000 description 1
- 125000001493 tyrosinyl group Chemical group [H]OC1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])C([H])(N([H])[H])C(*)=O 0.000 description 1
- 210000000626 ureter Anatomy 0.000 description 1
- 210000003708 urethra Anatomy 0.000 description 1
- 210000004291 uterus Anatomy 0.000 description 1
- 210000003934 vacuole Anatomy 0.000 description 1
- 230000002477 vacuolizing effect Effects 0.000 description 1
- 210000001215 vagina Anatomy 0.000 description 1
- 230000002792 vascular Effects 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 238000012800 visualization Methods 0.000 description 1
- 210000003905 vulva Anatomy 0.000 description 1
- 238000005406 washing Methods 0.000 description 1
- 230000003442 weekly effect Effects 0.000 description 1
- 235000019786 weight gain Nutrition 0.000 description 1
- 210000004885 white matter Anatomy 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/02—Halogenated hydrocarbons
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/185—Acids; Anhydrides, halides or salts thereof, e.g. sulfur acids, imidic, hydrazonic or hydroximic acids
- A61K31/19—Carboxylic acids, e.g. valproic acid
- A61K31/195—Carboxylic acids, e.g. valproic acid having an amino group
- A61K31/196—Carboxylic acids, e.g. valproic acid having an amino group the amino group being directly attached to a ring, e.g. anthranilic acid, mefenamic acid, diclofenac, chlorambucil
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/16—Drugs for disorders of the alimentary tract or the digestive system for liver or gallbladder disorders, e.g. hepatoprotective agents, cholagogues, litholytics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Veterinary Medicine (AREA)
- Life Sciences & Earth Sciences (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Organic Chemistry (AREA)
- Epidemiology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Gastroenterology & Hepatology (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nutrition Science (AREA)
- Physiology (AREA)
Abstract
Un compuesto de fórmula **(Ver fórmula)** para uso en el tratamiento de carcinoma hepatocelular, en donde R1 y R2 se seleccionan de H y F, y al menos uno de R1 y R2 es F; o una sal del mismo.
Description
DESCRIPCIÓN
Inhibición de ornitina aminotransferasa con análogos de GABA para el tratamiento de carcinoma hepatocelular
Esta solicitud reivindica prioridad respecto a y el beneficio de la solicitud con número de serie 62/076.980 presentada el 7 de noviembre, 2014.
Esta invención se hizo con apoyo del gobierno bajo R01 DA030604 concedido por los Institutos Nacionales de Salud. El gobierno tiene ciertos derechos en la invención.
Antecedentes de la invención
El carcinoma hepatocelular (CHC) es el tumor sólido más común en el mundo, la tercera causa principal de muertes por cáncer en el mundo, y la novena causa principal de muertes por cáncer en los Estados Unidos. Además, la incidencia del CHC en los EE UU está subiendo debido a la propagación de la infección por virus de la hepatitis B y C. Aproximadamente el 90 % de los cánceres de hígado primarios en los EE UU son CHC. Los individuos obesos o esos con diabetes también están en riesgo para CHC y una variedad de otros cánceres. Se estima que el CHC es responsable, o está implicado en, hasta aproximadamente 1.250.000 muertes al año, y como tal es numéricamente una de las enfermedades malignas principales del mundo.
El pronóstico del CHC es malo, con la tasa de frecuencia mundial que casi iguala a la tasa de mortalidad. Después del diagnóstico, el tiempo de supervivencia mediana es menos de cuatro meses. La supervivencia a largo plazo, definida como supervivencia más larga de un año después del diagnóstico, se ve solo ocasionalmente. La mayoría de los pacientes de CHC sucumben o bien las complicaciones de insuficiencia hepática con o sin hemorragia masiva, o a los efectos generales de una gran carga tumoral, con caquexia, malnutrición, infección y septicemia. Aunque se producen metástasis distantes (hasta el 90 % de los pacientes tienen tumores metastásicos en el momento de la muerte), la enfermedad hepática con la mayor frecuencia limita la supervivencia.
Las terapias actuales disponibles para el médico son en conjunto ineficaces como una cura para esta enfermedad. Para pacientes con CHC avanzado que no son candidatos a extirpación quirúrgica, trasplante de hígado, ablación tumoral localizada o quimioterapia sistémica permanecen la base de la terapia. Desafortunadamente, el CHC es un trastorno proliferativo relativamente resistente a quimioterapia; por tanto, los desenlaces usando este modo de tratamiento son insatisfactorios. La resistencia a quimioterapia puede estar causada por la expresión universal de la proteína de genes multirresistentes en la superficie de las células malignas, lo que produce un flujo activo de agentes quimioterapéuticos. La quimioterapia habitualmente no está bien tolerada y parece ser menos eficaz en pacientes con CHC con disfunción hepática subyacente. Los pacientes más jóvenes con cirrosis bien compensada debido a infecciones crónicas de hepatitis B o C tienen mejor desenlace con quimioterapia que los pacientes mayores con cirrosis alcohólica y otras enfermedades comórbidas.
Los fármacos de agentes individuales más activos ensayados han sido doxorrubicina, cisplatino, y fluorouracilo. Las tasas de respuesta son aproximadamente el 10 %, y el tratamiento no muestra impacto claro sobre la supervivencia global. Más recientemente, gemcitabina y capecitabina se han evaluado en ensayos clínicos, pero las tasas de respuesta han sido bajas y a corto plazo.
La ornitina aminotransferasa (OAT) es una enzima de la matriz mitocondrial que cataliza una reacción reversible de interconversión entre ornitina y alfa cetoglutarato a delta-1-pirrolina-5-carboxilato y glutamato. La enzima se expresa en muchos tejidos, incluyendo hígado, riñón, intestino delgado, cerebro y ojo. Las enzimas de hígado y riñón se diferencian significativamente en su regulación, y se creía que eran dos enzimas distintas. Sin embargo, la secuenciación del ADN demostró que las dos enzimas están codificadas por un único gen.
Como se ha indicado anteriormente, el glutamato es el producto de la reacción catalizada por la OAT. Este producto se puede usar como sustrato por glutamina sintetasa para sintetizar glutamina, que es crítica para el crecimiento de células proliferativas, apoyando la síntesis de proteínas y nucleótidos y proporcionando una fuente principal de energía. Por tanto, una actividad aumentada de OAT podría hacer una célula tumoral independiente de cualquier suministro de glutamina y conferir una ventaja de crecimiento a la célula. Por tanto, sin estar vinculado a ninguna teoría, se puede hipotetizar que reducir el nivel de las concentraciones tisulares de glutamina por inactivación de la OAT puede producir la inhibición en proliferación celular y crecimiento tumoral. El documento WO 2008/023364 se refiere a la inhibición de la ornitina aminotransferasa (OAT) para la supresión de proliferación de células tumorales.
Compendio de la invención
La presente invención se refiere a los compuestos para uso como se define en las reivindicaciones 1 y 5 con las formas de realización preferidas presentadas en las reivindicaciones dependientes. A la luz de lo anterior, es un objeto de la presente invención proporcionar compuestos, composiciones y compuestos o composiciones para uso en métodos relacionados de uso para la inhibición selectiva de la ornitina aminotransferasa, superando de esta manera varias deficiencias y defectos del estado de la técnica incluyendo los esbozados anteriormente. Los expertos en la materia
entenderían que uno o más aspectos de esta invención pueden cumplir ciertos objetivos, mientras que uno o más otros aspectos pueden cumplir ciertos otros objetivos. Cada objetivo puede no aplicar igualmente, en todos sus respectos, a cada aspecto de esta invención. Como tal, los siguientes objetos se pueden ver en la alternativa con respecto a cualquier aspecto de esta invención.
Es un objeto de la presente invención proporcionar uno más compuestos no peptídicos de molécula pequeña, que muestran inhibición de aminotransferasa.
Puede ser otro objeto de la presente invención proporcionar uno o más de tales compuestos para uso y estudio in vitro en condiciones indicativas de uno o más estados de enfermedad de mamíferos.
Alternativamente, también puede ser un objeto de la presente invención proporcionar uno o más de tales compuestos que permitan el tratamiento in vivo de tales estados de enfermedad.
También puede ser un objeto de la presente invención, solo o en combinación con uno o más de los objetos anteriores, proporcionar un compuesto o composición para la inhibición o inactivación de la OAT, inhibición o modulación de la proliferación celular y/o el tratamiento de un carcinoma hepatocelular, epilepsia y otras varias indicaciones.
Otros objetos, características, beneficios y ventajas de la presente invención serán aparentes a partir de este compendio y las siguientes descripciones de ciertas formas de realización de tales compuestos, composiciones y/o compuestos o composiciones para uso en los métodos y serán inmediatamente aparentes para los expertos en la materia que tienen conocimiento de las técnicas sintéticas descritas en el presente documento. Tales objetivos, características, beneficios y ventajas serán aparentes a partir de lo anterior tomado en combinación con los ejemplos, datos, figuras y referencias acompañantes, junto con todas las inferencias razonables que se van a extraer de los mismos.
En parte, la presente divulgación se puede dirigir a un compuesto o composición para uso en un método para el tratamiento de un trastorno proliferativo patológico maligno en un sujeto en necesidad de ello. Tal método puede comprender administrar a tal sujeto un compuesto de una fórmula

en donde R1 y R2 se pueden seleccionar de H y F, y al menos uno de R1 y R2 puede ser F, o una sal de tal compuesto. En ciertas formas de realización, R1 y R2 pueden ser F. En ciertas de tales formas de realización los sustituyentes amino y carboxi pueden tener una relación estereoquímica cis.
En parte, la presente divulgación se puede dirigir a un compuesto o composición para uso en un método para el tratamiento de un trastorno proliferativo patológico maligno en un sujeto en necesidad de ello. Tal método puede comprender administrar a tal sujeto un compuesto de una fórmula
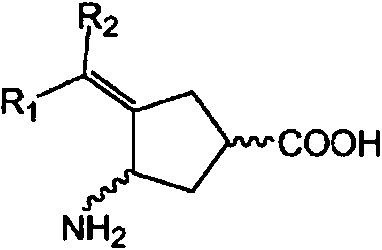
en donde R1 y R2 se pueden seleccionar independientemente de H, F, Cl, Br y (CH2)nCF3, donde n puede ser un número entero seleccionado de 0-2 y en donde al menos uno de R1 y R2 no es H, o una sal de tal compuesto. En ciertas de tales formas de realización los sustituyentes amino y carboxi pueden tener una relación estereoquímica cis.
En parte, la presente divulgación también se puede dirigir a un compuesto o composición para uso en un método para el tratamiento de un trastorno proliferativo patológico maligno en un sujeto en necesidad de ello. Tal método puede comprender administrar a tal sujeto un compuesto de una fórmula
en donde R se puede seleccionar de CF3 y [C(H)2-n(F)n]mCF3, donde n puede ser un número entero seleccionado de 0-2 y m puede ser un número entero seleccionado de 1-2, o una sal de tal compuesto. En ciertas de tales formas de realización, los sustituyentes amino y carboxi pueden tener una relación estereoquímica cis.
En parte, la presente divulgación se puede dirigir a un compuesto o composición para uso en un método para el tratamiento de un trastorno proliferativo patológico maligno en un sujeto en necesidad de ello. Tal método puede comprender administrar a tal sujeto un compuesto de una fórmula

en donde R1 y R2 se pueden seleccionar independientemente de H, F, Cl y Br, siempre que al menos uno de R1 y R2 no sea H, y R3 se puede seleccionar de H, F, Cl y Br, o una sal de tal compuesto. En ciertas formas de realización, R2 y R3 pueden tener una relación estereoquímica cis. Independientemente, en ciertas de tales formas de realización, los sustituyentes amino y carboxi pueden tener una relación estereoquímica cis.
Independientemente, los compuestos útiles en combinación con esta invención son sin limitación estereoquímica o de configuración. Como se ilustra y discute posteriormente, tales compuestos y/o sus intermedios están disponibles como enantiómeros individuales, mezclas racémicas de las que se pueden resolver los isómeros, o diastereómeros de los que se pueden separar los correspondientes enantiómeros. Según esto, cualquier esteroecentro pueden ser (S) o (R) con respecto a cualquier otro estereocentro. Como una consideración separada, independientemente de otra sustitución, por ejemplo, si es monofluoro o difluoro sustituido, los sustituyentes amino y carboxi pueden tener una relación estereoquímica cis o trans. Además, con respecto a las formas de realización de monofluorometilenilo, tales compuestos pueden tener una configuración Z o E. Como otra consideración separada, varios compuestos pueden estar presentes como una sal ácida, sea parcial o totalmente protonada. En ciertas de tales formas de realización, con respecto a un sustituyente amonio, el contraión puede ser una base conjugada de un ácido prótico. En ciertas de tales u otras formas de realización, con respecto a un sustituyente carboxilato, el contraión puede ser un catión alcalino, alcalinotérreo o amonio. Además, los expertos en la materia entenderán que cualesquiera uno o más de los compuestos de esta invención se puede proporcionar como parte de una composición farmacéutica que comprende un componente soporte farmacéuticamente aceptable para uso en combinación con un método de tratamiento o medicamento.
En parte, la presente invención también se puede dirigir a un compuesto o una composición para uso en un método para el tratamiento de carcinoma hepatocelular en un sujeto humano en necesidad de tal tratamiento. Tal método puede comprender administrar (por ejemplo, por vía oral) a tal sujeto una cantidad terapéuticamente eficaz de un compuesto del tipo discutido anteriormente o descrito en otro lugar en el presente documento. La dosis de tal compuesto puede ser de aproximadamente 0,001 mg/sujeto de 60 kg/día hasta aproximadamente 10.000 mg/sujeto de 60 kg/día. En ciertas formas de realización, tal compuesto se puede proporcionar como parte de una composición farmacéutica.
En parte, la presente invención también se puede dirigir a un compuesto o una composición para uso en un método de reducir o modular la actividad de una ornitina aminotransferasa expresada por un carcinoma hepatocelular humano. Tal método puede comprender proporcionar un compuesto del tipo discutido anteriormente o descrito en otro lugar en el presente documento; y poner en contacto tal compuesto con un medio celular que comprende un carcinoma hepatocelular que expresa una ornitina aminotransferasa con una cantidad de tal compuesto eficaz para reducir la actividad ornitina aminotransferasa. Tal método puede, por tanto, reducir o modular la producción de glutamato en tal medio celular. La dosis de tal compuesto puede ser de aproximadamente 0,001 mg/sujeto de 60 kg/día hasta aproximadamente 10.000 mg/sujeto de 60 kg/día. En ciertas formas de realización, tal compuesto se puede proporcionar como parte de una composición farmacéutica. Independientemente, tal contacto puede ser in vitro o in vivo.
Más en general, la presente divulgación también se puede dirigir a un compuesto o composición para uso en un método de reducir o modular la actividad de una ornitina aminotransferasa expresada por un tumor canceroso. Tal método puede comprender proporcionar un compuesto del tipo discutido anteriormente o descrito en otro lugar en el presente documento; y poner en contacto tal compuesto con un medio celular que comprende células cancerosas con una cantidad de tal compuesto eficaz para reducir la actividad ornitina aminotransferasa. Tal método puede mediante ello reducir o modular la producción de glutamato en tal medio celular. En ciertas formas de realización, tal compuesto se puede proporcionar como parte de una composición farmacéutica. Independientemente, tal contacto puede ser in vitro o in vivo.
Más en general, la presente invención también se puede dirigir a un compuesto o composición para uso en un método que inhibe o inactiva una ornitina aminotransferasa. Tal método puede comprender proporcionar un compuesto del tipo discutido anteriormente o descrito posteriormente, sea o no parte de una composición farmacéutica, y administrar una cantidad eficaz de tal compuesto para contacto con una ornitina aminotransferasa. Tal contacto puede ser, como se entendería en la técnica, para fines experimentales y/o de investigación o como se pueda diseñar para simular uno o más estados in vivo o fisiológicos. Tales compuestos pueden incluir los ilustrados mediante los siguientes ejemplos, figuras referenciadas y/o esquemas sintéticos acompañantes. En ciertas de tales formas de realización, tal compuesto y/o combinación del mismo puede estar presente en una cantidad al menos parcialmente suficiente para inhibir OAT, proliferación celular y/o crecimiento tumoral.
Además, en aún otra desviación del estado de la técnica, la presente invención también se puede dirigir a un compuesto o composición para uso en un método de usar una fracción metileno exocíclica deficiente en electrones para inhibir la actividad ornitina aminotransferasa. Tal método de la divulgación puede comprender proporcionar un compuesto de una fórmula
:,"VvV -C O O H
nh2
en donde R1 y R2 se seleccionan de H, F y CF3 , y al menos uno de R1 y R2 es F o CF3 ; tales compuestos incluyen sales de los mismos; y poner en contacto tal compuesto con una ornitina aminotransferasa. La fracción metileno exocíclica de tal compuesto es capaz de unión y puede, mediante ello, unirse a un residuo del sitio activo de la enzima. Tales compuestos son monofluoro- o difluoro-, trifluorometil- o bis(trifluorometil)-sustituidos, y pueden variar dentro de la gama completa de consideraciones estructurales, iónicas, estereoquímicas y/o de configuración discutidas anteriormente. No obstante, se pueden usar ciertos isómeros cis y trans, como se discute posteriormente y se proporciona en los siguientes ejemplos, para demostrar uno o más aspectos respecto a la utilidad de esta invención.
Descripción detallada de los dibujos
Figura 1. Algunos inactivadores conocidos de (a) tanto OAT como GABA-AT, (b) solo GABA-AT, y (c) solo OAT (estado de la técnica).
Figura 2. Inhibición de OAT por varios aminoácidos cíclicos, según ciertas formas de realización de esta invención (por ejemplo, compuestos 10-12).
Figura 3. Inactivación dependiente del tiempo de OAT por el compuesto 10, en comparación con la inactivación por varios otros aminoácidos cíclicos.
Descripción detallada de ciertas formas de realización
Varias formas de realización de esta invención se pueden considerar con un entendimiento del desarrollo de CHC y la correlación con la activación de la ruta de señalización Wnt/p-catenina en hígado. La ruta Wnt/p-catenina, una ruta evolutivamente conservada, es esencial para procesos celulares normales tales como crecimiento, desarrollo, supervivencia y regeneración. El mediador clave de la señalización de Wnt, p-catenina, ejerce varias funciones celulares generales: en un modo dinámico funciona en múltiples localizaciones celulares, incluyendo la membrana plasmática, donde p-catenina es importante para la estabilización de complejos adhesivos intercelulares; en el citoplasma, donde sus niveles están regulados; y en el núcleo, donde está implicada en la regulación transcripcional e interacciones de cromatina. La p-catenina ejerce tres papeles principales en la fisiología del hígado. En presencia de Wnt, p-catenina se transloca al núcleo, donde funciona para activar genes esenciales para proliferación, crecimiento, y regeneración del hígado. La p-catenina media la adhesión célula-célula mediante interacción con E-cadherina en la membrana de hepatocitos. En presencia de factor de crecimiento de hepatocitos (HGF), la p-catenina se asocia con Met (Met es el receptor para HGF) en la superficie de hepatocitos, donde se fosforila y transloca al núcleo para aumentar genes para la proliferación y morfogénesis. Sin embargo, además de sus diversas funciones fisiológicas importantes en el hígado, la p-catenina también se asocia con el inicio y evolución del cáncer, en general como resultado de mutaciones en miembros de la ruta Wnt/p-catenina. Por ejemplo, se ha encontrado que las interacciones entre Met y una forma activa mutada de p-catenina facilitan el CHC.
La activación de la ruta de señalización Wnt/p-catenina, y el desarrollo concomitante en hígado de CHC, se correlaciona con el aumento de proteínas de la ruta OAT, transportador de glutamato GLT-1, y glutamina sintetasa. La pérdida de la actividad de p-catenina bloquea la síntesis de glutamina debido a la falta de inducción de esas tres proteínas. OAT, que se expresa en muchos tejidos, incluyendo hígado, riñón, intestino delgado, cerebro y ojo, es una enzima de la matriz mitocondrial dependiente de piridoxal 5'-fosfato (PLP) que cataliza la conversión reversible de ornitina (1) y a-cetoglutarato (2) a L-glutamato semialdehído (que se cicla a A1-pirrolina-5-carboxilato (3)) y L-glutamato
(4) (véase, el esquema 1). El L-glutamato formado de OAT es transportado fuera por GLT-1 de modo que no se acumule y se vuelva tóxico para la célula. El L-glutamato se convierte después por la glutamina sintetasa a L-glutamina.
Esquema 1. Conversión catalizada por ornitina aminotransferasa de ornitina (1) a A1-pirrolina-5-carboxilato (3)

La glutamina es el aminoácido libre más abundante en el cuerpo; es esencial para el crecimiento de células tanto normales como neoplásicas. Sin embargo, las células tumorales absorben glutamina de forma más eficaz que las células normales, y el crecimiento del tumor está aumentado por glutamina. (Véase, por ejemplo, Souba, W. W. Glutamine and cancer. Ann. Surgen/ 1993, 218, 715-728; Medina, M. A. Glutamine and cancer. J. Nutr. 2001, 131 (9 Supl), 2539S-2542S). Con respecto a la glutamina, las células cancerosas se distinguen ellas mismas de células normales en que tienen un requisito aumentado para glutamina para apoyar procesos anabólicos que estimulan la proliferación. La glutamina proporciona una fuente de carbono para mantener conjuntos de intermedios del ciclo de ácidos tricarboxílicos (TCA) y una fuente de nitrógeno (para reacciones de transaminación) para la biosíntesis de nucleótidos, aminoácidos no esenciales, y hexosamina. La glutamina también desempeña un papel crítico en suprimir la agresión oxidativa porque su catabolismo puede producir la biosíntesis de glutatión (GSH), un antioxidante intracelular principal.
Puesto que se requiere glutamina para el crecimiento del tumor, la prevención de su biosíntesis aumentada por oncogenes inhibe el crecimiento tumoral. La actividad aumentada de OAT (que hace L-Glu, que se convierte a L-Gln) por activación de Wnt/p-catenina aumenta el crecimiento de las células tumorales independiente del suministro de glutamina, lo que permite una ventaja de crecimiento controlado a la célula tumoral. Por tanto, se ha sugerido reducir las concentraciones de glutamina aumentadas, que inhibe el crecimiento tumoral, por inhibición de OAT. (Véase, Amadasi A, Bertoldi M, Contestabile R, et al. Pyridoxal 5'-phosphate enzymes as targets for therapeutic agents. Curr Med Chem 2007, 14, 1291-324; y Dekaney c M, Wu G, Yin YL, et al. Regulation of ornithine aminotransferase gene expression and activity by all-transretinoic acid in Caco-2 intestinal epithelial cells. J Nutr Biochem 2008, 19, 674-681. Véase, también, las patentes en los Estados Unidos Nos. 8.211.865 y 8.686.041).
La OAT pertenece al mismo subgrupo evolutivo de las enzimas dependientes de PLP como ácido Y-aminobutírico aminotransferasa (GABA-AT), la enzima encontrada tanto en células de glía como en neuronas presinápticas, que cataliza la conversión del neurotransmisor inhibidor GABA y a-cetoglutarato a semialdehído succínico y L-glutamato. Estas dos enzimas comparten una alta homología estructural y, como todas las aminotransferasas, también tienen mecanismos catalíticos muy similares. Aunque OAT y GABA-AT tienen solo un 17 % de identidad de secuencia global, los residuos en los sitios activos de las dos enzimas son el 57 % similares. (Markova, M.; Peneff, C.; Hewlins, M.J.E.; Schirmer, T.; John, R.A., Determinants of Substrate Specificity in u>-Aminotransferases. J. Biol. Chem. 2005, 280 (43), 36409-36416). Las estructuras de OAT y GABA-AT unidas a ligando se compararon con sus estructuras sin ligando, y no se observaron cambios conformacionales a gran escala. Con OAT, el sitio de reconocimiento para el a-carboxilato de ornitina es R180 porque R413 se une a E235. Esto es similar a GABA-AT, donde E270 interacciona con R445 en un puente salino; el a-carboxilato de GABA interacciona con R192 para colocar correctamente el grupo Y-amino hacia el cofactor para la transaminación.
Las diferencias entre los residuos del sitio activo de OAT y GABA-AT podrían determinar la selectividad de sustrato (inhibidor) entre las enzimas. Las diferencias principales son que Tyr55 y Tyr85 de OAT están sustituidas por Phe351 e Ile72 en GABA-AT. Los residuos de Phe e Ile en el sitio activo de GABA-AT contribuyen al estrechamiento del sitio activo y su hidrofobicidad aumentada. En OAT los residuos de tirosina son los puntos de anclaje para el grupo amino cargado en la posición 2 del sustrato. Con la ayuda de estudios de modelado molecular, se ha encontrado que Tyr85 tiene un grado significativo de flexibilidad conformacional, que expone un bolsillo de unión accesorio no presente en otras aminotransferasas que hemos investigado.
Debido a las similitudes estructurales entre OAT y GABA-AT, algunos inactivadores de GABA-AT también inactivan OAT. Consistente con esta observación, GABA es un inhibidor competitivo de OAT. Gabaculina y ácido 4-aminohex-5-inoico (Figura 1) son inactivadores de GABA-AT, y también inactivan OAT con igual potencia tanto in vitro como in vivo. Vigabatrina, que se diferencia del ácido 4-aminohex-5-inoico con un grupo vinilo sp2 en lugar de un grupo etinilo
sp, no inactiva OAT. 5-Fluorometilomitina (5FMOrn) y L-canalina, ambos análogos del sustrato ornitina, son inhibidores irreversibles de OAT, pero no de GABA-AT. L-Canalina inactiva OAT al formar una oxima estable con el cofactor PLP. En base de la estructura cristalina de OAT inactivada por 5FMOrn, se sugirió que la especificidad de 5FMOrn y L-canalina hacia OAT podría resultar de interacciones con sus grupos a-amino. Con OAT inactivada por 5FMOrn, el grupo a-amino de 5FMOrn interacciona con Tyr55, y el grupo a-carboxilo está estabilizado por Arg180. En GABA-AT, Tyr55 está sustituida por Phe321 en esta posición, de modo que no se producen enlaces de hidrógeno con el grupo a-amino, presumiblemente la razón de que no tenga lugar la inactivación. Por tanto, esta diferencia en un residuo puede ser importante en el futuro diseño de inhibidores selectivos de OAT, como se discute posteriormente.
Como se ha indicado anteriormente, se sabe bien que la activación por oncogenes de la ruta de señalización Wtn/pcatenina se corresponde con la activación de OAT, lo que produce una subida en la concentración de glutamina, que aumenta el crecimiento tumoral. No obstante, el estado de la técnica no se ha dirigido a la ruta Wtn/p-catenina para el tratamiento de CHC, y no se ha dirigido hacia la inhibición de OAT como un mecanismo para el diseño de agentes terapéuticos para CHC. Debido a la falta de tratamientos eficaces para cánceres de hígado, hay una importante necesidad insatisfecha para identificar nuevas rutas para agentes terapéuticos. El enfoque tomado mediante la presente invención es el diseño de inactivadores basados en mecanismo de OAT, que produce inhibición irreversible. Varias características distinguen los inhibidores de enzimas basados en mecanismo de otros compuestos como potenciales agentes terapéuticos. Primero, son compuestos no reactivos que son estructuralmente similares al sustrato para la enzima diana y requieren que la actividad catalítica de la enzima diana los active. Debido a esto, hay una buena probabilidad (una vez se incorpora la selectividad de unión) que solo la enzima diana desencadene su propio mecanismo catalítico en estos inhibidores, convirtiéndolos a una forma activada que puede inactivar la enzima diana, un proceso conocido como inhibición basada en mecanismo. Esto da a estos inhibidores irreversibles mayor especificidad que otros inhibidores, ya que la inhibición requiere tanto reconocimiento como activación catalítica para su actividad. Segundo, a diferencia de los inhibidores reversibles, no se necesita mantener niveles de estado estacionario para sostener la producción disminuida de glutamato, que está dirigida por la síntesis de novo de la enzima. Por ejemplo, la semivida para la biosíntesis de OAT de hígado de rata es aproximadamente 1 día y de OAT de riñón de rata es aproximadamente 4 días. Si es similar en CHC, una pequeña cantidad de inactivador puede tener efecto duradero en disminuir las concentraciones de glutamato (y por tanto glutamina). Es particular deseable tener inhibición irreversible en combatir células tumorales. Estos fármacos pueden tener semividas metabólicas relativamente cortas, aún ser muy eficaces debido a su semivida de unión muy larga. Esto apaga la producción de glutamina el tiempo suficiente para tener el efecto dañino deseado sobre el crecimiento tumoral.
Varios compuestos inhibidores de GABA-AT y composiciones relacionadas se describen en las patentes en los Estados Unidos Nos. 6.794.413 y 7.381.748. Uno de tales compuestos es ácido (1S,3S)-3-amino-4-difluorometilenil-1-ciclopentanoico (10, CPP-115, Figura 2). Este compuesto no inhibe alanina aminotransferasa, aspartato aminotransferasa, o glutamato descarboxilasa, incluso a concentración 6 mM, pero inhibe/inactiva OAT. No es activo en el panel Cerep de 111 dianas farmacológicas, no se une a tres transportadores de GABA humanos o a GABAa, GABAb, o GABAc, no se une a canal hERG, no inhibe o induce citocromos P450, no es metabolizado por hepatocitos, no tiene efectos adversos en la respiración, y no produce mutaciones o anomalías cromosómicas.
Adoptando los números de referencia utilizados en las patentes mencionadas en el párrafo anterior, los compuestos útiles en combinación con los presentes métodos se pueden preparar como se muestra en los esquemas 2 y 3. Ilustrando tales formas de realización, el compuesto 15 se preparó a partir de 12 (Esquema 2). El compuesto 13 se preparó mediante una reacción de Horner-Wadsworth-Emmons. (Piettre, S.R.; Cabanas, L. Reinvestigation of the Wadsworth-Emmons Reaction Involving Lithium Difluoromethylenephosphonate. Tetrahedron Lett. 1996, 37, 5881 5884.) Después se desprotegió usando nitrato de amonio cérico (CAN) para dar 14 y se hidrolizó para dar 15. (Qiu, J.; Silverman, R.B. A New Class of Conformationally Rigid Analogues of 4-Amino-5-halopentanoic Acids, Potent Inactivators of Y-Aminobutyric Acid Aminotransferase. J. Med. Chem. 2000, 43, 706-720). (Véase, más en particular, los ejemplos 8-10, posteriormente).
Esquema 2

Como se describe en la anteriormente mencionada patente '413, se encontró que el compuesto 15 era un inactivador muy potente de GABA-AT incluso en presencia de 2-mercaptoetanol 2 mM. Mientras que el isómero cis se muestra en el esquema 2, se pueden obtener resultados comparables con el isómero trans, ya que se puede preparar mediante una extensión directa de las técnicas sintéticas descritas en el presente documento, como entenderían los expertos en la materia.
Asimismo, esta invención contempla el uso de varios compuestos monofluoro sustituidos. Se muestran las síntesis de los compuestos 20 y 22 en el esquema 3. La reacción del material de partida del estado de la técnica 12 con fluorometilfenilsulfona y cloruro de dietilfosforilo dio 16 como una mezcla de dos isómeros, que después se sometió a la reducción con magnesio y cloruro de mercurio, dando 17 y 18 que se separaron y aislaron. La desprotección adicional de la lactama y después hidrólisis dio 20 y 22. (Véase los ejemplos 15 y 16, posteriormente). Consistente con lo anterior y según esta invención, los compuestos 20 y 22 también son potentes inhibidores dependientes del tiempo de GABA-AT. Se pueden demostrar actividades similares con los correspondientes isómeros trans.
Esquema 3

Los compuestos o las composiciones para uso de la presente invención también pueden, como entenderían los expertos en la materia, extenderse a o incluir compuestos o composiciones para uso en métodos que usan o en combinación con una composición farmacéutica que comprende un compuesto inhibidor del tipo descrito en el presente documento y una formulación fisiológicamente o de otra manera adecuada. En algunas formas de realización, la presente invención incluye uno o más inhibidores de OAT, como se expone anteriormente, formulados en composiciones junto con uno o más diluyentes, soportes, adyuvantes o vehículos fisiológicamente tolerables o aceptables que se denominan colectivamente en el presente documento soportes. Las composiciones adecuadas para tal contacto o administración pueden comprender soluciones, dispersiones, suspensiones o emulsiones acuosas o no acuosas fisiológicamente aceptables, sean o no estériles. Las composiciones resultantes pueden ser, en combinación con los varios métodos descritos en el presente documento, para la administración o contacto con una ornitina aminotransferasa. Sea o no en combinación con una composición farmacéutica, “poner en contacto” significa que una ornitina aminotransferasa y uno o más compuestos inhibidores se juntan para el fin de unir y/o acomplejar tal compuesto inhibidor a la enzima. Las cantidades de un compuesto eficaz para inhibir una ornitina aminotransferasa se pueden determinar empíricamente, y hacer tales determinaciones está dentro de la capacidad de la técnica. La inhibición o afectar de otra manera la actividad de una ornitina aminotransferasa incluye reducción, mitigación y/o modulación, así como eliminación de la actividad OAT, producción de glutamato, síntesis de glutamina, proliferación celular y/o crecimiento tumoral.
Los expertos en la materia entienden que la cantidad de dosis variará con la actividad de un compuesto inhibidor particular, estado de enfermedad, vía de administración, duración del tratamiento, y factores similares bien conocidos en las artes médicas y farmacéuticas. En general, una dosis adecuada será una cantidad que es la menor dosis eficaz para producir un efecto terapéutico o profiláctico. Si se desea, una dosis eficaz de tal compuesto, sal farmacéuticamente aceptable del mismo, o composición relacionada se puede administrar en dos o más subdosis, administradas por separado durante un periodo de tiempo apropiado.
Los métodos de preparar formulaciones o composiciones farmacéuticas incluyen la etapa de asociar un compuesto inhibidor con un soporte y, opcionalmente, uno o más adyuvantes o ingredientes adicionales. Por ejemplo, se pueden emplear técnicas de formulación farmacéutica estándar, tal como las descritas en Remington's Pharmaceutical Sciences, Mack Publishing Company, Easton, PA.
Independientemente de la composición o formulación, los expertos en la materia reconocerán varias vías para la administración de medicamentos, junto con factores y parámetros correspondientes que se van considerar en hacer tal medicamento adecuado para la administración. Según esto, con respecto a una o más formas de realización, la presente invención proporciona el uso de uno o más de los presentes compuestos inhibidores para la fabricación de un medicamento para uso terapéutico en el tratamiento de carcinoma hepatocelular o la prevención del mismo.
En general, con respecto a varias formas de realización, esta divulgación se puede dirigir a compuestos o composiciones para uso en método(s) para el tratamiento de un trastorno proliferativo patológico. Como se usa en el presente documento, el término “trastorno” se refiere a un estado en que hay una alteración de funcionamiento normal. Una “enfermedad” es cualquier estado anómalo del cuerpo o la mente que produce molestia, disfunción o malestar a la persona afectada o esos en contacto con la persona. Algunas veces el término se usa en sentido amplio para incluir lesiones, discapacidades, síndromes, síntomas, comportamientos anómalos, y variaciones atípicas de estructura y
función, mientras que en otros contextos estas se pueden considerar categorías distinguibles. Se debe indicar que los términos “enfermedad”, “trastorno”, “afección” y “dolencia”, se usan igualmente en el presente documento.
Según ciertas formas de realización, un compuesto o una composición para uso de la divulgación puede ser específicamente aplicable para el tratamiento de trastornos proliferativos malignos. Como se usa en el presente documento para describir la presente invención, “cáncer”, “tumor” y “neoplasia maligna” se refieren todos de forma equivalente a una hiperplasia de un tejido u órgano. Si el tejido es parte de los sistemas linfático o inmunitario, las células malignas pueden incluir tumores no sólidos de células circulantes. Las neoplasias malignas de otros tejidos u órganos pueden producir tumores sólidos. Según esto, el compuesto o la composición para uso de la presente invención se puede usar en el tratamiento de tumores no sólidos y sólidos.
La neoplasia maligna, como se contempla en la presente invención, se puede seleccionar del grupo que consiste en melanomas, carcinomas, leucemias, linfomas y sarcomas. Las neoplasias malignas que se pueden tratar, o como puede encontrar utilidad en el contexto de la presente invención, pueden comprender neoplasias malignas hematológicas (incluyendo leucemia, linfoma y trastornos mieloproliferativos), anemia hipoplásica y aplásica (tanto inducida por virus como idiopática), síndromes mielodisplásicos, todos los tipos de síndromes paraneoplásicos (tanto inmunitarios como idiopáticos) y tumores sólidos (incluyendo vejiga, recto, estómago, cuello uterino, ovárico, renal, pulmón, hígado, mama, colon, próstata, aparato digestivo, páncreas y Kaposi). Más en particular, según ciertas formas de realización, los compuestos usados en combinación con esta invención o cualquier composición que comprende los mismos, según la invención, se puede usar para el tratamiento o inhibición de cánceres no sólidos, por ejemplo, neoplasias malignas hematopoyéticas tal como todos los tipos de leucemia, por ejemplo, leucemia linfocítica aguda (LLA), leucemia mielógena aguda (LMA), leucemia linfocítica crónica (LLC), leucemia mielógena crónica (LMC), síndrome mielodisplásico (SMD), leucemia de células cebadas, leucemia de células pilosas, enfermedad de Hodgkin, linfomas no hodgkinianos, linfoma de Burkitt y mieloma múltiple, así como para el tratamiento o la inhibición de tumores sólidos tal como tumores en el labio y la cavidad bucal, faringe, laringe, senos paranasales, glándulas salivares principales, glándula tiroides, esófago, estómago, intestino delgado, colon, colorrecto, canal anal, hígado, vesícula biliar, conductos biliares extraliepáticos, ampolla de Vater, páncreas exocrino, pulmón, mesotelioma pleural, hueso, sarcoma de tejidos blandos, carcinoma y melanoma maligno de la piel, mama, vulva, vagina, cuello uterino, cuerpo uterino, ovario, trompas de Falopio, tumores trofoblásticos gestacionales, pene, próstata, testículo, riñón, pelvis renal, uréter, vejiga urinaria, uretra, carcinoma del párpado, carcinoma de la conjuntiva, melanoma maligno de la conjuntiva, melanoma maligno, retinoblastoma, carcinoma de la glándula lagrimal, sarcoma de la cavidad orbitaria, cerebro, médula espinal, sistema vascular, hemangiosarcoma y sarcoma de Kaposi.
Se debe indicar que todos los trastornos indicados en el presente documento como trastornos que pueden ser tratados por los compuestos o composiciones para uso de la invención, y/o en combinación con compuestos y/o las composiciones del tipo descrito anteriormente. Según esto, varios de tales compuestos y composiciones se pueden administrar en combinación con tal uso en cualquier modo adecuado. Por ejemplo, la administración comprende la administración oral, intravenosa, intraarterial, intramuscular, subcutánea, intraperitoneal, parenteral, transdérmica, intravaginal, intranasal, mucosal, sublingual, tópica, rectal o subcutánea, o cualquier combinación de las mismas.
Según otras formas de realización, el sujeto tratado puede ser un sujeto mamífero. Aunque los compuestos o composiciones para uso de la divulgación se pretenden en particular para el tratamiento de trastornos proliferativos en seres humanos, se incluyen otros mamíferos. A modo de ejemplos, los sujetos mamíferos incluyen monos, equinos, ganado, caninos, felinos, ratones, ratas y cerdos.
Los términos “tratar, que trata, tratamiento” como se usan en el presente documento y en las reivindicaciones significan mejorar uno o más indicios clínicos de actividad de enfermedad en un sujeto que tiene un trastorno patológico. “Tratamiento” se refiere a tratamiento terapéutico. Esos en necesidad de tratamiento son sujetos mamíferos que padecen cualquier trastorno patológico. Mediante “paciente” o “sujeto en necesidad” se quiere decir cualquier mamífero para el que se desea la administración de un compuesto o cualquier composición farmacéutica del tipo descrito en el presente documento, con el fin de prevenir, superar, modular o ralentizar tal afección. Proporcionar un “tratamiento preventivo” o “tratamiento profiláctico” es actuar de una manera protectora, defender contra o prevenir algo, en especial un afección o enfermedad.
Más en general, esta invención puede estar dirigida a compuestos o composiciones para uso en los métodos para afectar, modular, reducir, inhibir y/o prevenir el inicio, evolución y/o metástasis (por ejemplo, del hígado a otro lugar o al hígado desde cualquier otro órgano o tejido) de un trastorno proliferativo patológico maligno asociado con la activación de la ruta de señalización Wtn/p-catenina y actividad de OAT aumentada. (Véase, por ejemplo, Lucero OM, Dawson DW, Moon RT, et al. A re-evaluation of the "oncogenic" nature of Wnt/beta-catenin signaling in melanoma and other cancers. Curr Oncol Rep 2010, 12, 314-318; Liu Wei; Le Anne; Hancock Chad; Lane Andrew N; Dang Chi V; Fan Teresa W-M; Phang James M. Reprogramming of proline and glutamine metabolism contributes to the proliferative and metabolic responses regulated by oncogenic transcription factor c-MYC. Proc. Natl. Acad. Sci. USA 2012, 109(23), 8983-8988; y Tong, Xuemei; Zhao, Fangping; Thompson, Craig B. The molecular determinants of de novo nucleotide biosynthesis in cancer cells. Curr. Opin. Genet. Devel. 2009, 19(1), 32-37).
Ejemplos de la invención
Los siguientes ejemplos y datos ilustran varios aspectos y características referidos a los compuestos o composiciones para uso de la presente invención, incluyendo el tratamiento de carcinoma hepatocelular y/o la reducción de actividad ornitina aminotransferasa, que se pueda asociar con el mismo. En comparación con el estado de la técnica, los presentes métodos proporcionan resultados y datos que son sorprendentes, inesperados y contrarios al mismo. Mientras que la utilidad de esta invención se ilustra mediante el uso de varios compuestos y composiciones que se pueden usar con la misma, los expertos en la materia entenderán que resultados similares son obtenibles con varios otros compuestos.
Métodos químicos generales. Todos los espectros de RMN se registraron en un espectrómetro de RMN Varian Mercury 400 MHz o Varian Inova 500 MHz. Los desplazamientos químicos de 1H se describen como valores 8 en ppm campo abajo de Me4Si como el estándar interno en CDCh. Para muestras corridas en D2O, la resonancia de HOD se ajustó a 4,80 ppm. Los desplazamientos químicos de 13C se enumeran en ppm con el pico de carbono de CDCh ajustado a 77,23 ppm. Para muestras corridas en D2O, se usó DSS como el estándar externo. Los desplazamientos químicos de 19F se enumeran en ppm con CFCh como el estándar externo para muestras corridas en CDCh y TFA como el estándar externo para muestras corridas en D2O. Los espectros de masas se obtuvieron en un espectrómetro de masas VG70-250SE. La cromatografía en columna se llevó a cabo con gel de sílice 60 (malla 230-400 ASTM) de Merck. La TLC se corrió con placas de vidrio precargadas con gel de sílice 60 F254 de EM Science. La resina de intercambio catiónico se compró de Bio-Rad Laboratories. Se usó un pH-metro de Orion Research 702 con un electrodo de combinación general para las medidas de pH. Todos los ensayos enzimáticos se registraron en un espectrómetro UV/Vis Perkin-Elmer Lambda 10.
Reactivos. Se compró fluorometil fenilsulfona de TCI America, Inc. Todos los otros reactivos se compraron de Aldrich Chemical Co. y se usaron sin purificación. Todos los solventes se compraron de Fisher Scientific. El THF anhidro se destiló de metal sodio en nitrógeno.
Ejemplo 1
Psammomys obesus, la rata de arena, es un jerbo del desierto usado como un modelo de trastorno proliferativo y, puesto que se han descrito preneoplásico hepático y hepatomas espontáneos en las ratas de arena, un modelo para carcinoma hepatocelular. Los carcinomas hepatocelulares (CHC) espontáneos se observaron en ratas de arena de 12 meses de edad; el examen histológico reveló cambios malignos que incluyen pleomorfismo excesivo, pérdida de patrón trabecular, penetración del tumor a través de la pared de venas hepáticas, y CHC. Se realizó análisis de expresión génica basado en micromatriz de ADN comparando hígados que desarrollan CHC espontáneos y normales. El análisis de los datos de la micromatriz identificó siete genes cuyos niveles de expresión habían aumentado y 143 genes cuyos niveles de expresión habían disminuido en tejidos tumorales comparados con hígados normales. OAT era uno de los genes más prominentes aumentados en todos los tumores. Como se ha discutido anteriormente, OAT es una enzima mitocondrial para la transaminación de ornitina a glutamina, y se encontró que era un gen diana de beta-catenina.
Ejemplo 2
Se desarrollaron dos ensayos continuos nuevos para OAT para lectura de alto rendimiento que son más sensibles que métodos previos y miden la actividad en tiempo real. (Juncosa, J. I.; Lee, H.; Silverman, R. B. Two continuous coupled assays for ornithine-8-aminotransferase. Anal. Biochem. 2013, 440, 145-149). Un ensayo se basa en la reducción de 3 (esquema 1) por A1-pirrolina-5-carboxilato reductasa 1 (PYCRI), siguiendo la oxidación de NADH espectrofotométricamente, y es adecuado para estudiar la actividad de inhibidores/inactivadores de molécula pequeña de OAT. (Los valores de Ki para cada uno con OAT se muestran en la figura 2). El segundo ensayo se basa en la formación de L-glutamato (4, Esquema 1); esto se puede usar para medir la actividad de sustrato de moléculas pequeñas con OAT. Con estos dos ensayos en la mano, se investigó la actividad de una variedad de compuestos hechos previamente como potenciales inhibidores de GABA-AT. (Los valores correspondientes de Ki y kinact se muestran en la figura 3).
Inhibición dependiente del tiempo de OAT por gabaculina y CPP-115: Se llevaron a cabo los ensayos de actividad OAT usando como sigue. OAT (0,25 |jg) se incuba con varias concentraciones de gabaculina (0,1 jM , 1 jM , 5 jM , 10 |jM) y CPP-115 (10 jM , 25 jM , 50 jM , 100 jM , 200 jM ) en tampón pirofosfato de potasio 100 mM, pH 8,0, que contiene alfa-cetoglutarato 1 mM en un volumen total de 20 pl a temperatura ambiente. A intervalos de tiempo, se añaden 80 j l de solución de ensayo que contiene PYCR1 (0,5 jg), alfa-cetoglutarato 12,5 mM, NADH 1 mM, PLP 0,03 mM, y L-ornitina 25 mM en tampón pirofosfato de potasio 100 mM, pH 8,0, a la mezcla de incubación y se ensaya la actividad OAT.
Con referencia a la figura 2, el inhibidor más potente es 13 (3 jM ), que no inhibe GABA-AT incluso a concentración 10 mM. El acoplamiento de 13 en la estructura cristalina de GABA-AT muestra que los dos grupos trifluorometilo son demasiado grandes para ajustar en el bolsillo de unión largo estrecho. El siguiente mejor inhibidor de OAT es CPP-115 (10). El acoplamiento en la estructura cristalina de OAT muestra menos interacciones hidrofóbicas debido al menor tamaño de 10 y enlaces de hidrógeno a los átomos de flúor. Estas parecen ser las interacciones más importantes que
determinan la eficacia de unión. Es interesante que el correspondiente compuesto diclorometilenilo (18) es un unidor muy débil a OAT (y también a GABA-AT). Los estudios de acoplamiento que comparan 10, 13 y 18 confirmaron esta conclusión. El compuesto 10 se acopla bien en el sitio activo, y los átomos de flúor forman enlaces de hidrógeno con Glu235 y Tyr85. Los grupos trifluorometilo de 13 son grandes y no ajustan entre Glu235 y Tyr85, pero ajustan entre Tyr85 y Tyr55, y los átomos de flúor forman enlaces de hidrógeno con esos residuos. Los átomos de cloro de 18 son demasiado grandes para ajustar entre Glu235 y Tyr85 y el cloro no puede formar un enlace de hidrógeno como el flúor; por consiguiente, el grupo diclorometileno se orienta en dirección opuesta a este sitio y no tiene fuerza impulsora para ajustar entre Tyr85 y Tyr55.
Ejemplo 2b
Inactivación de OAT por CPP-115 y diálisis de la enzima inactivada: OAT (30 |jg) se preincuba durante 24 horas con CPP-1152 mM en tampón pirofosfato 100 mM (pH 8,0) que contiene alfa-cetoglutarato 5 mM en un volumen total de 60 j l a temperatura ambiente. OAT incubada sin el inactivador sirve como control. Después de 24 h, las soluciones de enzima se transfieren a un dializador D-Tube™ Mini y se dializa exhaustivamente frente al tampón (tampón pirofosfato 100 mM que contiene alfa-cetoglutarato 0,1 mM y PLP 0,1 mM, pH 8,0) a 4 °C protegido de la luz. El tampón de diálisis se intercambia tres veces cada 4 h y se deja durante la noche. Después de 48 h de diálisis, se ensaya la actividad OAT restante en cada una de las soluciones.
Para la determinación de los valores de Ki y kinact, el logaritmo natural del porcentaje de la actividad OAT restante se representa frente al tiempo de preincubación a cada concentración de inhibidor para obtener el valor de kobs (pendiente) para cada concentración. La kobs es la constante de velocidad que describe la inactivación a cada concentración de inhibidor. Se vuelve a representar kobs frente a la concentración de inhibidor usando un análisis de regresión no lineal (Graph-Pad Prism 6; GraphPad Software Inc.). Se estimaron kinact y Ki de la ecuación siguiente: kobs = Kinctx[I]/k [I]\+[I], donde kinact es la velocidad máxima de inactivación, Ki es la concentración de inhibidor requerida para la inactivación semimáxima, y [I] es la concentración de preincubación del inhibidor. La inactivación de OAT por gabaculina y CPP-115 son dependientes del tiempo y la concentración. Las constantes de velocidad iniciales para la inactivación a varias concentraciones de los dos compuestos se determinan usando análisis de regresión no lineal.
Se encontró que algunos de los compuestos cíclicos eran inhibidores irreversibles dependientes del tiempo (no volvió actividad tras la diálisis durante 48 h en tampón difosfato de potasio 0,1 M pH 8,0 que contenía PLP 0,1 mM y acetoglutarato) de OAT (Figura 4). De nuevo, 13 es el más eficaz, seguido por 10. Cinco compuestos (5, 19-22) no mostraron inhibición reversible a concentración 1 mM, pero tras preincubación, se produjo pérdida de enzima; todos estos compuestos se unen poco a OAT. (El inactivador más potente fue gabaculina (5), que se sabe que inactiva OAT; sin embargo, gabaculina es muy tóxico).
Ejemplo 3
Se ensayó gabaculina (5) in vitro en ocho líneas celulares de CHC diferentes. Cuarenta y ocho horas después de la exposición de gabaculina 20 mM, la proliferación de CHC se ensayó usando un ensayo de 3H-timidina. Gabaculina suprimió significativamente la proliferación de tres líneas celulares de CHC, Hep3B, PLC/PRF/5, y HepA1-6, en el 46 51 % (Figura 5A). Se evaluó la secreción de alfa-fetoproteína (AFP) como un biomarcador para CHC. Gabaculina disminuyó significativamente la secreción de AFP en el 20 % en células Hep3B (Figura 5B). No se advirtieron diferencias significativas en la supresión de AFP para las otras dos líneas celulares. La administración de gabaculina suprimió significativamente el crecimiento tumoral in vivo. A los siete días de una dosis única a ratones que portan c Hc , los niveles en suero de AFP disminuyeron en el 92 % en comparación con un aumento de 9,7 veces en los controles (Figura 5C).
Ejemplo 4
Evaluación del efecto de gabaculina sobre el crecimiento de CHC in vivo: Se acondicionaron ratones Balb/C atímicos con radiación subletal (400 cGy). 24 h después de la irradiación, los animales se inyectaron por vía subcutánea en el hombro derecho con 5 x 10⁶ células Hep3B de hepatoma humano. Se obtuvieron muestras de sangre semanalmente por punción retrobulbar, y el suero se separó y congeló a -20 °C hasta que se ensayó. El día 45 los ratones se dividieron en dos grupos (n = 8 por tratado y controles) y se midió la AFP en suero basal. El grupo experimental se inyectó por vía intraperitoneal una vez con 500 microgramos/kg de gabaculina. Los ratones en el grupo control se inyectaron con solución salina. Los niveles de AFP en suero, que se correlacionan con crecimiento tumoral, se midieron el día 52 usando un ensayo de Elisa estándar.
Ejemplo 5
El compuesto 13 se ensayó in vitro para sus efectos sobre la supresión de los niveles de AFP en dos líneas celulares de CHC, Hep3B y HepG2; se observó una supresión profunda del crecimiento tumoral de CHC (datos no mostrados). La evaluación de la seguridad de 13 se determinó por administración in vivo de dosis de 0,5-5 mg/kg de 13 a ratones C57Bl/6, n = 4 por grupo de dosis. Cada ratón recibió dos dosis los días 1 y 4, y los ratones se ensayaron una semana
más tarde para enzimas hepáticas, peso, comportamiento, y aspecto de la piel. Con ninguna de las dosis ensayadas hubo ningún efecto notable (datos no mostrados).
La administración de 13 suprimió significativamente el crecimiento tumoral in vivo. Una reducción significativa en los niveles en suero de AFP y en el volumen tumoral, ambos normalizados al día de inicio de la terapia, se observaron en ambos grupos tratados en comparación con los controles sin tratar. Después de 14 días de tratamiento, se reprimieron los niveles de AFP en suero, aumentando solo en 3,4 veces en los animales tratados comparado con un aumento de 10,9 veces en los controles (de 7224 a 24857 frente a de 2671 a 29155 pg/ml, respectivamente). También se reprimió el tamaño tumoral, aumentando solo 2,45 veces en los animales tratados comparado con 8,4 veces en los controles (de 0,24 a 0,49 cm3 frente a de 0,034 a 0,287 cm3 , respectivamente). Después de 21 días de tratamiento, los niveles de AFP en suero aumentaron en 8,15 veces en animales tratados frente a 49,8 veces en los controles; los tamaños tumorales se reprimieron, aumentando en 3,05 veces en animales tratados frente a 24,2 veces en los controles. El efecto antitumoral estaba asociado con un aumento del 20 % en apoptosis de células tumorales. Se realizaron biopsias de los tumores al final del experimento para la determinación del grado de apoptosis y necrosis tumoral usando un kit de detección de fosfatidilserina. La exposición de fosfatidilserina en el exterior de la célula se siguió en suspensiones celulares usando anexina V marcada con fluorocromo en citometría de flujo.
Ejemplo 6
El compuesto 10 se puede ensayar in vitro e in vivo, como se ha descrito anteriormente, para evaluar la represión de los niveles de AFP en líneas celulares de CHC y la represión de crecimiento tumoral.
Ejemplo 7
Análisis estadístico: Todos los análisis se pueden realizar usando Excel 2007 (Microsoft, Redmond, WA, EE UU). Las variables se pueden expresar como media ± desviación estándar (DE). La comparación de dos grupos independientes se puede realizar usando la prueba de la t de Student. Todas las pruebas aplicadas pueden ser bilaterales. Se puede considerar que un valor P de 0,05 o menor es estadísticamente significativo.
Con referencia a los esquemas 2 y 3 anteriores, la correspondiente discusión y los números de referencia proporcionados en las anteriormente mencionadas patentes '413 y '748 incorporadas, los ejemplos 8-16 describen la síntesis y caracterización de los compuestos referenciados, según varias formas de realización de esta invención.
Ejemplo 8
(15.45) -6-Difluorometilenil-2-(4'-metoxibencil)-2-azabiciclo[2.2.1]heptan-3-ona (13). A -78 °C, tBuLi (1,7 M en pentano, 1,73 ml, 2,94 mmol) se añadió lentamente a una solución agitada de (difluorometil)fosfonato de dietilo (0,48 ml, 2,94 mmol) en THF anhidro (15 ml). Después de agitar durante 0,5 h a -78 °C, se añadió lentamente 12 (0,60 g, 2,45 mmol) en THF anhidro (20 ml) a través de una jeringa. Se siguió agitando durante 1 h a -78 °C, después la solución se dejó calentar a temperatura ambiente y se calentó de reflujo durante 24 h. El compuesto 12 es conocido y está disponible en la técnica, y se puede preparar como se describe en Qiu, J.; Silverman, R.B. A New Class of Conformationally Rigid Analogues of 4-Amino-5-halopentanoic Acids, Potent Inactivators of Y-Aminobutyric Acid Aminotransferase. J. Med. Chem. 2000, 43, 706-720. Después de que se hubiera enfriado la reacción, se evaporó el THF, y se añadió solución saturada de NH4Cl (20 ml) al residuo, que se extrajo con EtOAc (3 * 20 ml). La fase orgánica se lavó con salmuera (2 * 20 ml), se secó sobre Na2SO4 anhidro, y se concentró a presión reducida. El residuo se purificó por cromatografía en columna rápida, eluyendo con hexanos/aceto de etilo (2:1) para dar 13 (0,47 g, 68 %) como un aceite incoloro: 1H RMN (400 MHz, CDCh) 87,18 (d, J 8,4 Hz, 2H), 6,07 (d, J 8,4 Hz, 2H), 4,63 (d, J 14,8 Hz, 1H), 4,14 (s, 1H), 3,80 (s, 3H), 3,78 (d, J 14,8 Hz, 1H), 3,00 (s, 1H), 2,50 (dt, J 15,2, 3,6 Hz, 1H), 2,27 (dd, J 15,2, 2,4 Hz, 1H), 2,00 (d, J 9,2 Hz, 1H), 1,53 (d, 9,6 Hz, 1H); 13C RMN (100 MHz, CDCla ) 8177,37, 159,13, 152,19 (dd, J 285,7, 281,2 Hz), 129,59, 128,47, 114,13, 88,95 (dd, J 25,6, 22,2 Hz), 58,38 (d, J 5,3 Hz), 55,50, 45,60, 44,59, 40,96, 27,43; 19F RMN (376 MHz, CDCla) 842,64 y 41,01 (2 dd, J 60,2, 2,3 Hz, 2F), HRMS (El) C15 H15 NO2 F2 M calculada 279,1071, M determinada 279,10701.
Ejemplo 9
(15.45) -6-Difluorometilenil-2-azabiciclo[2.2.1]heptan-3-ona (14). El compuesto 13 (86,9 mg, 0,31 mmol) se disolvió en CH3CN (1,75 ml). Una solución de nitrato de amonio cérico (512 mg, 0,93 mmol) en agua (0,87 ml) se añadió lentamente. La solución resultante se agitó a temperatura ambiente durante 4 h. La mezcla de reacción se diluyó después con acetato de etilo (20 ml), se lavó con salmuera (2 * 10 ml), y se secó sobre Na2SO4 anhidro. Después de concentrar a presión reducida, el residuo se purificó por cromatografía en columna rápida, eluyendo con hexanos/acetato de etilo (1:1) para dar el producto deseado como un aceite incoloro (33,6 mg, 68 %). 1H RMN (400 MHz, CDCh) 85,48 (br s, 1H), 4,40 (s, 1H), 2,93 (s, 1H), 2,54 (dd, J 15,2, 2,8 Hz, 1H), 2,32 (d, J 15,2 Hz, 1H), 2,15 (d, J 9,6 Hz, 1H), 1,64 (d, J 10,0 Hz, 1H); 19F RMN (376 MHz, CDCh ) 842,85 y 40,00 (2d, J 60,2 Hz, 2F); HRMS (EI) C7 H7 NOF2 M calculada 159,0496, M determinada 159,04673.
Ejemplo 10
Ácido (1S,3S)-3-amino-4-difluorometilenil-1-ciclopentanoico (15) (es decir, compuesto 10, CPP-115, Figura 2). A la lactama 14 (20,0 mg, 0,13 mmol) se añadieron 4 ml de HCl 4 N. La solución se agitó a 70 °C durante 10 h. Después de lavar con acetato de etilo (3 * 4 ml), la fase acuosa se evaporó a presión reducida para dar un sólido amarillo. La recristalización con etanol/éter dio un sólido blanco, que después se cargó en una columna de intercambio catiónico (AG50W-X8) y se eluyó con hidróxido de amonio 0,2 N para dar el aminoácido libre 15 como un sólido blanco (16 mg, 72 %). 1H RMN (400 MHz, D2O) 84,44 (s, 1H), 2,92 (m, 1H), 2,74 (m, 1H), 2,57 (dd, J 16,4, 3,6 Hz, 1H), 2,34 (m, 1H), 2,02 (d, J 14,8 Hz, 1H); 13C RMN (126 MHz, D2O) 186,08, 155,30 (t, J 288,7 Hz), 92,19 (m), 53,16 (d, J 3,8 Hz), 48,01, 37,89, 32,45; 19F RMN (376 MHz, D2O) 8 -8,43 y -9,02 (2d, J 46,3 Hz, 2F); MS (ESI) C7H9NO2F2 calculada M+H 178, determinada M+H 178.
Ejemplo 11
(E/Z)-(1S,4S)-6-(1'-Fluoro-1'-fenilsulfonil)metilenil-2-(4'-metoxibencil)-2-azabiciclo[2.2.2]heptan-3-ona (16). A THF anhidro (3 ml) se añadieron fluorometil fenilsulfona (130 mg, 0,75 mmol) y clorofosfonato de dietilo (0,11 ml, 0,74 mmol). Después de enfriar a -78 °C en nitrógeno, se añadió lentamente bis(trimetilsilil)amida de litio (1,0 M en THF, 1,65 ml, 1,65 mmol). Después de agitar durante 1 h, una solución de 12 (91,3 mg, 0,37 mmol) en THF anhidro (3 ml) se añadió lentamente a través de una cánula. La solución de calentó después a temperatura ambiente y se agitó durante la noche. Después de extinguir con solución saturada de NH4Cl (10 ml), el THF se evaporó y la solución resultante se extrajo con acetato de etilo (3 * 10 ml). La fase orgánica se combinó, se lavó con salmuera, y se secó sobre Na2SO4 anhidro. Esta solución se concentró después a presión reducida y se purificó con cromatografía en columna rápida, eluyendo con hexanos/acetato de etilo (de 1:0 a 1:2), dando una mezcla cis/trans inseparable (16) (4,4:1, visto de RMN, 119 mg, 80 %) como un aceite incoloro. 1H RMN para el producto principal (400 m Hz , CDCh) 8 7,94 (d, J 8,0 Hz, 2H), 7,72 (t, J 7,4 Hz, 1H), 7,61 (t, J 7,6 Hz, 2H), 7,33 (d, J 8,4 Hz, 2H), 6,90 (d, J 8,8 Hz, 2H), 5,24 (s, 1H), 4,77(d, J 14,8 Hz, 1H), 3,82 (s, 3H), 3,79 (d, J 14,8 Hz, 1H), 3,00 (s, 1H), 2,49-2,66 (m, 2H), 2,10 (d, J 9,2 Hz, 1H), 1,63 (d, J 8,8 Hz, 1H).
Ejemplo 12
(E)-(1S,4S)-6-Fluorometilenil-2-(4'-metoxibencil)-2-azabiciclo[2.2.2]heptan-3-ona (17) y (Z)-(1S,4S)-6-fluorometilenil-2-(4'-metoxibencil)-2-azabiciclo[2.2.2]heptan-3-ona (18). El compuesto 16 (100 mg, 0,25 mmol) se disolvió en metanol anhidro (10 ml) en nitrógeno y se puso en un baño de hielo-sal. Se añadieron virutas de magnesio (0,30 g, 12,5 mmol) y cloruro de mercurio (II) (60 mg, 0,22 mmol). La solución se agitó durante 2 h, después se calentó a temperatura ambiente y se agitó durante la noche. La mezcla de reacción se echó en HCl 1 N (10 ml). El metanol se evaporó a presión reducida y la solución acuosa resultante se extrajo con acetato de etilo (3 * 10 ml). La fase orgánica se combinó, se lavó con solución de NaHCO3 saturada (2 * 10 ml), salmuera (2 * 10 ml), y se secó sobre Na2SO4 anhidro. Después de concentración a presión reducida, el residuo se purificó por cromatografía en columna con hexanos/acetato de etilo (3:1), dando el compuesto 17 (33,8 mg, 52 %) y 18 (12,9 mg, 20 %), ambos como aceites incoloros.
Para 17: 1H RMN (500 MHz, CDCls) 87,15 (d, J 8,5 Hz, 2H), 6,87 (d, J 8,5 Hz, 2H), 6,65 (d, J 82,9 Hz, 1H), 4,66 (d, J 15.0 Hz, 1H), 3,83 (s, 1H), 3,81 (s, 3H), 3,72 (d, J 15,0 Hz, 1H), 2,98 (s, 1H), 2,55 (dd, J 16,0, 2,5 Hz, 1H), 2,36 (dd, J 16,0, 1,5 Hz, 1H), 2,02 (d, J 8,0 Hz, 1H), 1,53 (d, J 9,5 Hz, 1H).
Para 18: 1H RMN (500 MHz, CDCla) 87,21 (d, J 8,5 Hz, 2H), 6,87 (d, J 8,5 Hz, 2H), 6,54 (d, J 84,9 Hz, 1H), 4,67 (d, J 15.0 Hz, 1H), 4,36 (s, 1H), 3,81 (s, 3H), 3,67 (d, J 15,0 Hz, 1H), 2,96 (s, 1H), 2,43 (d, J 14,0 Hz, 1H), 2,21 (d, J 15,0 Hz, 1H), 1,97 (d, J 9,5 Hz, 1H), 1,48 (d, J 9,5 Hz, 1H).
Ejemplo 13
(E)-(1S,4S)-6-Fluorometilenil-2-azabiciclo[2.2.2]heptan-3-ona (19). En un tubo eppendorf, se disolvió 17 (10,2 mg, 39 |jmol) en acetonitrilo (0,22 ml). A esta solución se añadió una solución de nitrato de amonio cérico (64 mg, 117 |jmol) en agua (60 jl). Después de agitar a temperatura ambiente durante 3 h, la mezcla de reacción se diluyó con acetato de etilo (10 ml), se lavó con salmuera (2 * 5 ml), y se secó sobre Na2SO4 anhidro. Después de concentración a presión reducida, el residuo se purificó por cromatografía en columna eluyendo con hexanos/acetato de etilo (1:1) para dar 19 como un aceite incoloro (2,0 mg, 36 %). 1H RMN (400 MHz, CDCh) 86,83 (d, J 83,2 Hz, 1H), 5,48 (br s, 1H), 4,15 (s, 1H), 2,90 (s, 1H), 2,60 (d, J 16,8 Hz, 1H), 2,39 (d, J 15,6 Hz, 1H), 2,15 (d, J 9,2 Hz, 1H), 1,61 (d, J 9,2 Hz, 1H); 19F RMN (376 MHz, CDCls) -2,75 (d, J 83,6 Hz, 1F).
Ejemplo 14
(Z)-(1S,4S)-6-Fluorometilenil-2-azabiciclo[2.2.2]heptan-3-ona (21).1H RMN (400 MHz, CDCls) 86,47 (d, J 85,6 Hz, 1H), 5,40 (s, 1H), 4,61 (s, 1H), 2,89 (s, 1H), 2,47 (d, J 14,8 Hz, 1H), 2,26 (d, J 16,0 Hz, 1H), 2,13 (d, J 9,2 Hz, 1H); 19F RMN (376 MHz, CDCls) 8 -0,27 (d, J 84,0 Hz, 1F).
Ejemplo 15
Ácido (E)-(1S,3S)-3-amino-4-difluorometilenil-1-ciclopentanoico, sal clorhidrato (20) (es decir, compuesto 11, Figura 2). Al compuesto 19 (2,0 mg, 14 |jmol) se añadió HCl 4 N (4 ml). La solución se calentó a 70 °C y se agitó durante 10 h. Después se enfrió, se lavó con acetato de etilo (2 * 4 ml), y se evaporó a presión reducida para dar un sólido blanco (2,0 g, 72 %). 1H RMN (400 MHz, D2O) 86,93 (d, J 81,2 Hz, 1H), 4,33 (m, 1H), 3,06 (t, J 8,0 Hz, 1H), 2,91 (m, 1H), 2,71 (m, 1H), 2,48 (t, J 6,8 Hz, 1H), 2,03 (t, 6,8 Hz, 1H); 19F RMN (376 MHz, D2O) 8 -48,59 (d, J 78,7 Hz, 1F).
Ejemplo 16
Ácido (Z)-(1S,3S)-3-amino-4-difluorometilenil-1-ciclopentanoico, sal clorhidrato (22) (es decir, compuesto 12, Figura 2).1H RMN (400 MHz, D2O) 86,82 (d, J 82,4 Hz, 1H), 4,50 (s, 1H), 3,00 (p, J 8,0 Hz, 1H), 2,70 (m, 1H), 2,48 2,62 (m, 2H), 1,99 (m, 1H); 19F RMN (376 MHz, D2O) 8 -50,47 (d, J 82,5 Hz, 1F).
Ejemplo 17
Los compuestos 10-22 (Figuras 2-3) los conocen y entienden los expertos en la materia y se comunican en esta invención, y están disponibles según los procedimientos y técnicas sintéticas descritas en las correspondientes referencias, como se proporcionan.
Compuestos 10-12: como se describen en los ejemplos 8-16, y las anteriormente mencionadas patentes '413 y '748 incorporadas.
Compuestos 13-17: Lu, Hejun; Silverman, Richard B., Fluorinated Conformationally Restricted Y-Aminobutyric Acid Aminotransferase Inhibitors, Journal of Medicinal Chemistry (2006), 49(25), 7404-7412.
Compuesto 18: Yuan, Hai; Silverman, Richard B., Structural Modifications of (1S,3S)-3-Amino-4-Difluoromethylenecyclopentanecarboxylic Acid, a Potent Irreversible Inhibitor of GABA Aminotransferase, Bioorganic & Medicinal Chemistry Letters (2007), 17(6), 1651-1654.
Compuesto 19: Wang, Zhiyong; Silverman, Richard B., Syntheses and Evaluation of Fluorinated Conformationally Restricted Analogues of GABA as Potential Inhibitors of GABA Aminotransferase, Bioorganic & Medicinal Chemistry (2006), 14(7), 2242-2252.
Compuestos 20-22: Qiu, Jian; Silverman, Richard B., A New Class of Conformationally Rigid Analogs of 4-Amino-5-Halopentanoic Acids, Potent Inactivators of Y-Aminobutyric Acid Aminotransferase, Journal of Medicinal Chemistry (2000), 43(4), 706-720.
Ejemplo 18
Toxicidad aguda en ratas. Se realizó un estudio de dosis máxima tolerada (parte A) y resultado de intervalo de dosis (parte B) de CPP-115 en ratas Wistar Albino. En la parte A del estudio, 17 ratas macho y 18 hembras, colocadas en 8 grupos de tratamiento, recibieron una única inyección i.p. de CPP-115 a una dosis de 0,5, 5, 30, 50, 75, 100, 150 o 300 mg/kg. Se observaron resultados clínicos después de una única administración i.p. de CPP-115 a niveles de dosis de 75 mg/kg y superiores, con todas las ratas tratadas a la mayor dosis (300 mg/kg) sacrificadas in extremis debido a la baja temperatura corporal. La repetición de dosis parece ser insostenible a estos niveles mayores ya que las ratas mostraron apatía grave de la que no se recuperaron hasta después de 24 horas tras la dosis.
En la parte B del estudio, 25 ratas Wistar macho y 25 hembras, colocadas en 5 grupos de tratamiento, recibieron inyecciones i.p. de CPP-115 una vez al día hasta 14 días a niveles de dosis de 0, 10, 20, 30, y 50 mg/kg. Parecía haber un efecto acumulativo con dosis repetidas de CPP-115 a dosis de 30 mg/kg y superiores, produciendo pérdida de peso, aspecto descuidado, apatía, e inconsciencia. A 20 mg/kg/día, algunos animales empezaron a perder peso y reducir actividades de cuidado, pero no mostraron apatía u otros síntomas neurológicos. Las ratas tratadas con 20 mg/kg pueden haber desarrollado tolerancia a los efectos del fármaco porque después de aproximadamente 5 a 6 días de tratamiento empezaron a recuperar el peso corporal perdido y asearse a sí mismas adecuadamente. No se observaron resultados clínicos relacionados con la dosis en los grupos de 0 mg/kg o 10 mg/kg. No se observó pérdida de peso significativa para la mayoría de las ratas dosificadas a 10 mg/kg después de 14 días de tratamiento. Unos pocos animales tratados con 10 mg/kg, sin embargo, mostraron pérdida de peso esporádica en días de estudio aislados, lo que sugiere la posibilidad de sedación infrecuente a esta dosis. Los resultados de analítica clínica no parecían indicar un claro efecto patofisiológico, aunque los resultados eran consistentes con que el artículo de prueba produzca sedación y actividad disminuida, lo que lleva a consumo de alimento disminuido. Las disminuciones relacionadas con la dosis en colesterol, triglicéridos, amilasa y fosfatasa alcalina podrían ser indicadores de desnutrición. En conjunto, parece que las ratas toleraban dosificación diaria repetida de CPP-115 a niveles de hasta 20 mg/kg durante 14 días.
Ejemplo 19
Toxicidad de dosis repetidas en ratas. Se realizó un estudio de toxicología/toxicocinética por (alimentación forzada) oral de 4 semanas en ratas Crl:CD(SD) con CPP-115 a dosis de 0 (agua RO), 2, 6, y 20 mg/kg/día. Las ratas recibieron el artículo de prueba una vez al día durante al menos 4 semanas a un volumen de dosis de 10 ml/kg seguido por un periodo de recuperación de 4 semanas. CPP-115 fue bien tolerado a 2 y 6 mg/kg/día y no produjo observaciones clínicas o cambios en el peso corporal o consumo de alimentos. La exposición a CPP-115 aumentó con el nivel de dosis aumentado. Los aumentos en Cmax y AUC0-t en general fueron proporcionales a la dosis. No se observó acumulación de CPP-115 después de múltiples dosis.
Parece que CPP-115 puede no extraerse mucho por el hígado y puede distribuirse mucho a los tejidos después de la administración oral. Un resultado microscópico relacionado con el artículo de prueba y adverso de displasia retinal, caracterizada principalmente por patrones de crecimiento irregulares en la capa nuclear externa, se advirtió durante las fases de dosificación y recuperación en ratas administradas con 6 o 20 mg/kg/día de CPP-115. Por tanto, el nivel de efecto adverso no observado (NOAEL) para CPP-115 fue 2 mg/kg/día.
Ejemplo 20
Toxicidad de dosis repetidas en perros. Se realizó un estudio de toxicología/toxicocinética por (alimentación forzada) oral de 4 semanas en perros beagle con CPP-115 a dosis de 0 (agua RO), 0,7, 2,3, y 7 mg/kg/día. Los perros recibieron el artículo de prueba una vez al día durante al menos 4 semanas a un volumen de dosis de 7 ml/kg seguido por un periodo de recuperación de 4 semanas. La exposición a CPP-115 aumentó con el aumento del nivel de dosis de 0,7 a 7 mg/kg/día. El aumento en Cmax y AUC0-24 media en general fueron proporcionales a la dosis. No se observó acumulación de CPP-115 después de múltiples dosis en perros.
La evaluación de la toxicidad se basó en mortalidad, observaciones clínicas, pesos corporales, ganancia de peso corporal, consumo de alimentos, exploraciones físicas, constantes vitales (frecuencia cardiaca, respiración, y temperatura corporal), exploraciones oftalmológicas, exploraciones de electrocardiograma, patología clínica y anatómica, y evaluación del ojo izquierdo. CPP-115 administrado a perros Beagle se toleró bien a todos los niveles de dosis. No se advirtieron hallazgos relacionados con el artículo de prueba a 0,7 o 2,3 (solo machos) mg/kg/día. Los resultados relacionados con el artículo de prueba no adversos en perros a los que se dio 7 mg/kg/día incluían hipoactividad, vacuolas mínima o ligeramente aumentadas en la sustancia blanca del cerebelo y tronco encefálico y en la materia gris de la corteza cerebral, y vacuolación de hepatocitos centrilobular de mínima a ligera (también en hembras a las que se dio 2,3 mg/kg/día), que no estaba acompañado por cambios adversos en pruebas de laboratorio que miden la función hepática. Por tanto, el nivel de efecto no observado (NOEL) fue 2,3 mg/kg/día para machos y 0,7 mg/kg/día para hembras, con un NOAEL de 7 mg/kg/día.
Ejemplo 21
Toxicidad retinal de CPP-115 en ratas. Se realizó un estudio de retinotoxicidad en ratas Wistar Albino tratadas con CPP-115 (20 mg/kg/día, i.p.), vigabatrina (200 mg/kg/día, i.p.) o vehículo (0 mg/kg/día i.p.) una vez al día durante 45 días consecutivos (5/sexo/grupo) o 90 días consecutivos (10/sexo/grupo). Al concluir la dosificación, las ratas entraron un periodo de lavado (5-7 días) después del cual se recogieron electrorretinogramas (ERG) para escotópico (bastones), mesópico (combinado estándar) y fotópico (conos), y respuestas de ERG de parpadeo a 10 Hz y 15 Hz para ambos ojos de cada rata. Las respuestas de ERG en ratas tratadas con CPP-115, a dosis de 20 a 40 veces mayores que las necesarias para tratar adicción en ratas, mostraron reducciones en respuestas de EGR, comparadas con ratas control, pero menos que las reducciones observadas en ratas tratadas con vigabatrina a la misma dosis necesaria para tratar la adicción en ratas.
Se observó una mayor reducción en todas las medidas de ERG en hembras en comparación con machos. Solo se describen las respuestas de parpadeo a 15 Hz porque muestran contribuciones menores de bastones debido a la mayor frecuencia del estímulo y, por tanto, serían más indicativas de tiempo de recuperación de fotorreceptores de conos.
Los resultados de ERG para el tratamiento con vigabatrina en este estudio son similares a informes anteriores de deficiencias de ERG en modelos animales e individuos. Los datos acumulados de este estudio apoyan el potencial para que CPP-115 tenga un perfil de seguridad retinal mejorado comparado con vigabatrina. Como fue estadísticamente analizado por Sinclair Laboratories, CPP-115 mostró observaciones esporádicas de diferencias estadísticamente significativas en valores de parámetros de ERG medios aislados en 7 de 52 comparaciones estadísticas. Estos resultados se consideran que son incidentales porque no se observó patrón en los resultados de diferencias de efecto de amplitud o momento implícito entre CPP-115 y placebo. Al contrario, el grupo tratado con vigabatrina mostró diferencias estadísticamente significativas entre vigabatrina y placebo en 29 de 52 comparaciones estadísticas. Además, parecía haber una diferencia por sexo en la reducción de la amplitud y retraso del tiempo implícito estando las hembras más afectadas que los machos. Por tanto, vigabatrina a una dosis de 200 mg/kg produjo cambios significativos en la función electrorretinal evidente a los 45 días mantenida hasta 90 días. Por otra parte, parecería que el nivel de dosis de CPP-115 (20 mg/kg) no produce cambios significativos consistentes en la función electrorretinal en bastones o actividad de conos a los 45 o 90 días.
También se llevaron a cabo exámenes histológicos cuantitativos de las retinas de las ratas de este estudio. Los receptores de conos se tiñeron con un anticuerpo de arrestina de conos y se contratiñeron con un colorante rojo para la visualización y conteo. También se tiñeron secciones de retina con H&E y se determinaron las cuentas de núcleos ONL y espesores ONL. En todos los casos, las medidas se realizaron en tres localizaciones inferiores y tres superiores en la retina aproximadamente igualmente separados de la localización inferior periférica lejana respecto a la localización superior periférica lejana en la retina.
No hubo cambio estadísticamente significativo respecto a las cuentas del receptor de conos entre los tres grupos. Sin embargo, hubo un cambio estadísticamente significativo respecto a las cuentas de núcleos ONL y espesor o Nl entre vigabatrina y el grupo control. No hubo cambio significativo entre CPP-115 y el grupo control. En conjunto, los datos corroboran las observaciones de ERG de que las hembras estaban más afectadas que los machos y que la exposición a vigabatrina produce más complicaciones retinales histológicas que CPP-115.
Ejemplo 22
Genotoxicidad. Se ensayó CPP-115 en la prueba de anomalía cromosómica de mamíferos in vitro usando linfocitos de sangre periférica humanos (LSPH) tanto en ausencia como en presencia de un sistema de activación metabólica S9 de hígado de rata inducido por Aroclor. El porcentaje de células con anomalías estructurales o numéricas en los grupos tratados con el artículo de prueba no estaba significativamente aumentado comparado con el grupo control de solvente en cualquier nivel de dosis ensayado (535, 1070 y 2140 pg/ml). Por tanto, se concluyó que CPP-115 no era clastogénico en la prueba de anomalía cromosómica in vitro en linfocitos humanos.
Se evaluó el potencial de CPP-115 para inducir mutaciones inversas usando 4 cepas de ensayo de Salmonella typhimurium (TA98, TA100, TA1535 y TA 1537) y 1 cepa de ensayo de Escherichia coli (WP2uvrA) en presencia o ausencia de S9 de hígado de rata inducido por Aroclor. No se observó respuesta mutagénica positiva a través del intervalo de concentraciones de CPP-115 ensayadas en un ensayo inicial de toxicidad-mutación (1,5, 5,0, 15, 50, 150, 500, 1500 y 5000 pg por placa) o en un ensayo confirmatorio de mutagenicidad (50, 150, 500, 1500 y 5000 pg por placa). No se observó ni precipitado ni toxicidad apreciable en los ensayos inicial y de confirmación. Por tanto, se concluyó que CPP-115 no era mutagénico en el ensayo de mutación inversa bacteriana in vitro.
Ejemplo 23
Interacción de CPP-115 con transportadores de GABA. Se transfectaron plásmidos que codifican hGAT-1, hBGT-1, hGAT-2 y hGAT-3 en células tsA201. Al día siguiente se sembraron en placa células tsA201 que expresaban transitoriamente cada uno de los cuatro subtipos de transportadores de GABA seguido por (de 36 a 48 horas después) la adición de [3H]GABA (30 nM) y CPP-115 (1 mM). Se determinó la captación de [3H]GABA después de incubación a 37 °C durante 3 minutos. La CI50 fue > 1000 pM para cada subtipo de transportador de GABA, por tanto, CPP-115 no afectaba la captación de GABA en transportadores de GABA humanos expresados de forma recombinante.
Expresión in vitro de preparaciones de enzimas citocromo P450 de hepatocitos humanos cultivados fueron tratadas una vez al día durante 3 días consecutivos con dimetilsulfóxido (DMSO, al 0,1 % v/v, control vehículo), 1 de 3 concentraciones de CPP-115 (1, 10 o 100 pM) o 1 de 3 inductores de citocromo P450 (CYP) humano conocidos, es decir, omeprazol (100 pM), fenobarbital (750 pM), y rifampicina (10 pM). Las células se incubaron después con sustratos marcadores apropiados y se analizó la actividad CYP. El tratamiento de cultivos de hepatocitos con CPP-115 ni aumentó ni disminuyó las actividades de CYP1A2, CYP2B6 y CYP3A4/5 a ninguna de las concentraciones ensayadas en comparación con cultivos con vehículo control, mientras que los controles positivos produjeron aumentos anticipados en actividades CYP. Por tanto, en las condiciones de este estudio, CPP-115, a concentraciones de hasta 100 pM, no era un inductor de la actividad CYP1A2, CYP2B6 y CYP3A4/5 en hepatocitos humanos primarios.
Se incubaron microsomas hepáticos humanos de un conjunto de 16 individuos con 2 sustratos marcadores diferentes en presencia y ausencia de CPP-115 a concentraciones que variaban se 0,1 a 100 pM. Para evaluar la inhibición dependiente del tiempo y el metabolismo, CPP-115 se preincubó con microsomas de hígado humano en presencia y ausencia de un sistema generador de dinucleótido fosfato de b-nicotinamida y adenina (NADPH) durante 30 minutos antes de la incubación con el sustrato marcador. Se incluyeron inhibidores de acción directa y dependientes del metabolismo conocidos de enzimas CYP como controles positivos. En las condiciones experimentales examinadas, hubo poca o ninguna evidencia de inhibición directa de c Yp 1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, o CYP3A4/5 (medido por 6p-hidroxilación de testosterona y 1'-hidroxilación de midazolam) por CPP-115. Además, hubo poca o ninguna evidencia de inhibición dependiente del tiempo o el metabolismo de cualquiera de las enzimas CYP evaluadas por CPP-115.
Ejemplo 24
Estabilidad metabólica en hepatocitos humanos crioconservados. Se evaluó la estabilidad metabólica de CPP-115 en hepatocitos humanos crioconservados usando un método de LC/MS/MS. Los hepatocitos humanos crioconservados se prepararon de un conjunto de 3 individuos (1.000.000 de células/ml) y se incubaron en triplicado con CPP-115 (5
|jM) durante 0, 10, 60, 120 y 240 minutos. Se produjo poca pérdida de CPP-115 durante el curso de la incubación (variando del 6 % a los 10 minutos hasta el 16 % a los 240 minutos), consistente con un fármaco que sobrevive el metabolismo de primer pase y a través de varias semividas en el torrente sanguíneo.
Ejemplo 25
Efecto de CPP-115 en canales de potasio hERG clonados. Se evaluaron los efectos in vitro de CPP-115 en la corriente de canal hERG (gen relacionado con éter-a-go-go) (un sustituto para IKr, la corriente de potasio cardiaca de rectificación retrasada, que se activa rápidamente). Se ensayaron dos concentraciones de CPP-115 (10 y 300 jM ) a temperatura casi fisiológica. CPP-115 inhibió la corriente de potasio de hERG en una media del 1,1 % a 10 jM (n = 3) y el 1,5 % a 300 jM (n = 3) frente al 0,8 % para controles con vehículo (n = 3). La inhibición de hERG a ambas concentraciones de ensayo no era estadísticamente significativa (p < 0,05) cuando se comparaba con los valores control de vehículo, lo que indica un riesgo mínimo para arritmias cardiacas inducidas por CPP-115. La CI50 para el efecto inhibidor de CPP-115 sobre la corriente de potasio de hERG no se calculó debido a la falta de inhibición significativa. En condiciones idénticas, el control positivo (terfenadina 60 nM) inhibía la corriente de potasio de hERG en una media del 85,3 % (n = 2). El efecto de terfenadina confirma la sensibilidad del sistema de ensayo a la inhibición de hERG.
Ejemplo 26
Resultados de ensayos clínicos usando CPP 115. En un estudio de fase I aleatorizado, con doble enmascaramiento, controlado por placebo, de grupos paralelos, de seguridad, tolerabilidad y farmacocinética de dosis orales únicas ascendentes de CPP-115 se determinaron. Cada sujeto recibió una dosis única de CPP-115 o placebo correspondiente, en una composición con zumo de fruta (por ejemplo, Zumo de arándanos y granada Ocean Spray™), seguido por observaciones repetidas para cada uno de los objetivos del estudio.
Se determinó que la dosis inicial para este primer estudio en el hombre de CPP-115 era 5 mg/día para una persona de 60 kg basado en estudios preclínicos de toxicidad en perros y ratas que identificaron un “Nivel de efecto adverso no observado” (NOAEL) de 6 y 2,3 mg/kg/día en ratas y perros, respectivamente (Dosis equivalente humana [DEH] = 0,96 y 1,24 mg/kg/día, en ratas y perros, respectivamente). Usando la especie más sensible (rata), y asumiendo un peso de 60 kg, se calculó que una dosis inicial recomendada máxima era de 5 mg. Este cálculo asume la aplicación de un factor de seguridad de 10.
Como una cuestión de protocolo, se pueden estudiar seis niveles de dosis secuencialmente crecientes de CPP-115, empezando a 5 mg y siguiendo gradualmente a través de 13, 32, 80, 200 y 500 mg, y placebo correspondiente. Alternativamente, se puede desarrollar una relación entre dosis y respuesta empezando en la mayor dosis permitida por la regulación del gobierno y ajustando la dosis hacia abajo hasta que no se observe efecto. Cada cohorte de dosis consistía en 8 sujetos. Se incorporó un segundo grupo de dosis de 13 mg cuando se encontró que el grupo de tratamiento de 13 mg inicial (cohorte 2) tenía niveles inusualmente altos de potasio el día 3. Dentro de cada cohorte de dosis, los sujetos se aleatorizaron para recibir CPP-115 o placebo correspondiente en una proporción 3:1. Se siguió a los sujetos para seguridad durante un periodo de 30 días después de recibir su dosis única del tratamiento del estudio.
Este estudio investigó la farmacocinética (PK) de CPP-115. Se recogieron muestras de sangre y orina para análisis PK en múltiples tiempos, programados durante el estudio empezando en predosis el día 1 y hasta 48 horas después de la dosis. Se midieron las concentraciones de CPP-115 en plasma y orina.
El aumento de la dosis puede seguir hasta completar la cohorte de dosis de 500 mg. La MDT se definió como la mayor dosis evaluada que no produjo ninguna toxicidad relacionada con el fármaco de estudio inaceptable. (La dosis superior estudiada de 500 mg es más de 10 veces mayor que las dosis eficaces predichas de los modelos animales de 15-30 mg/día). Usando el protocolo de dosis alternativas anteriormente mencionadas, se puede usar eficazmente hasta aproximadamente 80 mg/día del compuesto CPP-115.
Resumen de los resultados: sin sucesos adversos serios o graves; sin sucesos cardiovasculares o respiratorios; absorbido rápidamente (tiempo hasta concentración en sangre pico aproximadamente 30 minutos); semivida de eliminación de 4-6 horas; cmax aumentada de una manera proporcional a la dosis sobre el intervalo de las dosis estudiadas; hubo un aumento mayor que proporcional en las AUC
invención, tales procedimientos, técnicas y modificaciones limitadas solo por la disponibilidad comercial o sintética de cualquier correspondiente reactivo o material de partida.
Claims (10)
1. Un compuesto de fórmula

para uso en el tratamiento de carcinoma hepatocelular,
en donde R1 y R2 se seleccionan de H y F, y al menos uno de R1 y R2 es F; o una sal del mismo.
2. El compuesto para uso de la reivindicación 1, en donde R1 y R2 son F.
3. El compuesto para uso de la reivindicación 2, en donde dicha administración es oral; preferiblemente: en donde dicha cantidad de dicho compuesto es aproximadamente 0,001 mg/sujeto de 60 kg/día - aproximadamente 10.000 mg/sujeto de 60 kg/día; más preferiblemente: en donde dicha cantidad de dicho compuesto es aproximadamente 32 mg/sujeto de 60 kg/día - aproximadamente 200 mg/sujeto de 60 kg/día; más preferiblemente: dicha cantidad es aproximadamente 80 mg/sujeto de 60 kg/día.
4. El compuesto para uso de la reivindicación 2, en donde dicho compuesto se proporciona en una composición farmacéutica.
5. Un compuesto de fórmula

para uso en reducir la actividad de una ornitina aminotransferasa expresada por un carcinoma hepatocelular humano,
en donde R1 y R2 se seleccionan de H y F, y al menos uno de R1 y R2 es F; o una sal del mismo; y dicho uso comprende poner en contacto un medio celular que comprende un carcinoma hepatocelular que expresa una ornitina aminotransferasa con una cantidad de dicho compuesto eficaz para reducir la actividad ornitina aminotransferasa, reduciendo mediante ello la producción de glutamato en dicho medio celular.
6. El compuesto para uso de la reivindicación 5, en donde R1 y R2 son F.
7. El compuesto para uso de la reivindicación 6, en donde dicho compuesto se proporciona en una composición farmacéutica.
8. El compuesto para uso de la reivindicación 6, en donde dicho contacto es con un sujeto humano en necesidad del mismo; preferiblemente en donde dicho compuesto se proporciona en una composición farmacéutica.
9. El compuesto para uso de la reivindicación 8, en donde dicho contacto comprende la administración oral.
10. El compuesto para uso de la reivindicación 9, en donde dicha cantidad de dicho compuesto es aproximadamente 0,001 mg/sujeto de 60 kg/día - aproximadamente 10.000 mg/sujeto de 60 kg/día; preferiblemente: en donde dicha cantidad de dicho compuesto es aproximadamente 32 mg/sujeto de 60 kg/día - aproximadamente 200 mg/sujeto de 60 kg/día; más preferiblemente: en donde dicha cantidad es aproximadamente 80 mg/sujeto de 60 kg/día.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201462076980P | 2014-11-07 | 2014-11-07 | |
| PCT/US2015/059738 WO2016073983A2 (en) | 2014-11-07 | 2015-11-09 | Ornithine aminotransferase inhibition with gaba analogues for treatment of hepatocellular carcinoma |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2882126T3 true ES2882126T3 (es) | 2021-12-01 |
Family
ID=55910047
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES15856956T Active ES2882126T3 (es) | 2014-11-07 | 2015-11-09 | Inhibición de ornitina aminotransferasa con análogos de GABA para el tratamiento de carcinoma hepatocelular |
Country Status (9)
| Country | Link |
|---|---|
| US (1) | US9603820B2 (es) |
| EP (1) | EP3215144B1 (es) |
| JP (1) | JP6867949B2 (es) |
| AU (1) | AU2015342801A1 (es) |
| CA (1) | CA2966642C (es) |
| ES (1) | ES2882126T3 (es) |
| IL (1) | IL252042B (es) |
| MX (1) | MX2017006022A (es) |
| WO (1) | WO2016073983A2 (es) |
Families Citing this family (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US20190298674A1 (en) * | 2018-03-29 | 2019-10-03 | Ovid Therapeutics, Inc. | Use of (1s,3s)-3-amino-4-(difluoromethylidene) cyclopentane-1-carboxylic acid and (s)-3-amino-4-(difluoromethylenyl)cyclopent-1-ene-1-carboxylic acid in the treatment of eye disorders |
| US10822301B2 (en) | 2018-04-12 | 2020-11-03 | Northwestern University | 3-carbon substituted 4-aminocyclopent-1-ene-1-carboxylic acid compounds as inhibitors of gamma-aminobutyric acid (GABA) aminotransferase |
| KR102791742B1 (ko) * | 2018-05-25 | 2025-04-03 | 노오쓰웨스턴 유니버시티 | (s)-3-아미노-4-(디플루오로메틸레닐)사이클로펜트-1-엔-1-카르복실산의 합성을 위한 공정 |
| EP3813816B1 (en) | 2018-06-07 | 2023-06-07 | Ovid Therapeutics Inc. | Use of (s)-3-amino-4-(difluoromethylenyl) cyclopent-1-ene-1-carboxylic acid and related compounds, (1s,3s)-3-amino-4-(difluoromethylidene) cyclopentane-1-carboxylic acid in the treatment of fragile x syndrome or fragile x-associated tremor/ataxia syndrome |
| WO2020176511A1 (en) * | 2019-02-25 | 2020-09-03 | Northwestern University | Analogs of 3-amino-4-(propan-2-ylidene) cyclopentane-1-carboxylic acid and uses thereof for treating diseases and disorders associated with ornithine aminotransferase activity |
| WO2020206234A1 (en) * | 2019-04-03 | 2020-10-08 | Northwestern University | 2-difluoro substituted 4-aminocyclopentanecarboxylic acids as inhibitors of gamma-aminobutyric acid aminotransferase and human ornithine aminotransferase |
| US11993569B2 (en) | 2020-01-23 | 2024-05-28 | Northwestern University | 3-amino-4-halocyclopentene carboxylic acids as inactivators of aminotransferases |
| CN117321025A (zh) * | 2021-03-03 | 2023-12-29 | 西北大学 | 作为人鸟氨酸氨基转移酶的选择性灭活剂的(s)-3-氨基-4,4-二卤代环戊-1-烯甲酸 |
| US12150998B2 (en) * | 2021-04-20 | 2024-11-26 | Bicycletx Limited | Bicyclic peptide ligands specific for P-selectin |
| CN118401255A (zh) * | 2021-08-19 | 2024-07-26 | N1生命股份有限公司 | 紫杉醇缀合化合物、包含所述化合物的药物组合物及它们的使用方法 |
| WO2023164715A2 (en) * | 2022-02-27 | 2023-08-31 | Northwestern University | (3s,4r)-3-amino-4-(difluoromethyl)cyclopent-1-ene-1-carboxylic acid and related compounds as selective inactivators of ornithine aminotransferase |
| WO2024196851A1 (en) * | 2023-03-17 | 2024-09-26 | Northwestern University | Bicyclic compounds as inactivators of oat and gaba-at |
Family Cites Families (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US6794413B1 (en) | 2002-07-19 | 2004-09-21 | Northwestern University | Compounds and related methods for inhibition of γ-aminobutyric acid aminotransferase |
| US7135575B2 (en) * | 2003-03-03 | 2006-11-14 | Array Biopharma, Inc. | P38 inhibitors and methods of use thereof |
| IL177609A (en) | 2006-08-21 | 2015-11-30 | Yaron Ilan | Use of gobacoline or its analogue to produce a drug to treat liver carcinoma |
-
2015
- 2015-11-09 ES ES15856956T patent/ES2882126T3/es active Active
- 2015-11-09 AU AU2015342801A patent/AU2015342801A1/en not_active Abandoned
- 2015-11-09 WO PCT/US2015/059738 patent/WO2016073983A2/en not_active Ceased
- 2015-11-09 CA CA2966642A patent/CA2966642C/en active Active
- 2015-11-09 JP JP2017543338A patent/JP6867949B2/ja active Active
- 2015-11-09 MX MX2017006022A patent/MX2017006022A/es unknown
- 2015-11-09 EP EP15856956.6A patent/EP3215144B1/en active Active
- 2015-11-09 US US14/936,153 patent/US9603820B2/en active Active
-
2017
- 2017-04-30 IL IL252042A patent/IL252042B/en active IP Right Grant
Also Published As
| Publication number | Publication date |
|---|---|
| JP2017533964A (ja) | 2017-11-16 |
| EP3215144A2 (en) | 2017-09-13 |
| CA2966642C (en) | 2023-03-28 |
| JP6867949B2 (ja) | 2021-05-12 |
| CA2966642A1 (en) | 2016-05-12 |
| IL252042B (en) | 2020-05-31 |
| AU2015342801A1 (en) | 2017-05-18 |
| WO2016073983A3 (en) | 2016-08-11 |
| IL252042A0 (en) | 2017-06-29 |
| US9603820B2 (en) | 2017-03-28 |
| EP3215144A4 (en) | 2018-06-20 |
| EP3215144B1 (en) | 2021-04-28 |
| US20160128958A1 (en) | 2016-05-12 |
| MX2017006022A (es) | 2017-11-17 |
| WO2016073983A2 (en) | 2016-05-12 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| CA2966642C (en) | Ornithine aminotransferase inhibition with gaba analogues for treatment of hepatocellular carcinoma | |
| ES2726109T3 (es) | Heterociclos capaces de modular las respuestas de linfocitos T, y procedimientos de uso de los mismos | |
| US12258336B2 (en) | Preparation of seimicarbazide-sensitive amine oxidase inhibitor and use thereof | |
| ES2899461T3 (es) | Inhibidores heterocíclicos de glutaminasa | |
| US20190040025A1 (en) | Indoleamine 2,3-dioxygenase inhibitor, preparation method therefor, and application | |
| US12551563B2 (en) | ERK5 degraders as therapeutics in cancer and inflammatory diseases | |
| US12233128B2 (en) | Degraders that target ALK and therapeutic uses thereof | |
| US9827244B2 (en) | Cap/endo dual inhibitors and their use in the treatment, amelioration or prevention of a viral disease | |
| AU2020409851A1 (en) | Novel nicotinamide di-nucleotide derivatives and use thereof | |
| US11046684B2 (en) | Compound for selectively inhibiting kinase and use thereof | |
| JP2017502961A (ja) | グルコセレブロシダーゼモジュレーターおよびその使用 | |
| AU2020344820A1 (en) | Use of NMN for the prevention and/or treatment of pain, and corresponding compositions | |
| US20160229857A1 (en) | Substituted pyrrolo[2,3-d]dipyrimidines for selectively targeting tumor cells with fr-alpha and fr-beta type receptors | |
| JP7667742B2 (ja) | Atp競合性akt阻害剤gdc-0068とe3リガーゼリガンドとの結合によるaktの分解および使用方法 | |
| US20240122957A1 (en) | Use of nicotinamide mononucleotide (nmn) for the prevention and/or treatment of rheumatoid arthritis, and corresponding compositions | |
| ES2968559T3 (es) | Derivados de haloquinolina sustituidos, método de preparación y aplicaciones de los mismos | |
| US20170290834A1 (en) | Naphthyridinone derivatives and their use in the treatment, amelioration or prevention of a viral disease | |
| CA3099148A1 (en) | Inhibitors of the ras oncoprotein, methods of making and methods of use thereof | |
| ES2962269T3 (es) | Análogos de nucleósidos alquinil como inhibidores del rinovirus humano | |
| US20230002368A1 (en) | Use of compounds for the prevention and/or treatment of ankylosing spondylitis, and corresponding compositions | |
| WO2025250811A1 (en) | Thymidine analogs and methods for their use in the treatments of cancer and other diseases | |
| EA046318B1 (ru) | Получение ингибитора семикарбазид-чувствительной аминоксидазы и его применение | |
| WO2024196851A1 (en) | Bicyclic compounds as inactivators of oat and gaba-at | |
| HK40029801A (en) | Heterobicyclic carboxylic acids for treating cancer or inflammatory diseases | |
| HK40050156B (en) | Co-crystal of sorafenib derivatives and process for preparation thereof |