ES2882181T3 - Composición farmacéutica líquida - Google Patents
Composición farmacéutica líquida Download PDFInfo
- Publication number
- ES2882181T3 ES2882181T3 ES17797579T ES17797579T ES2882181T3 ES 2882181 T3 ES2882181 T3 ES 2882181T3 ES 17797579 T ES17797579 T ES 17797579T ES 17797579 T ES17797579 T ES 17797579T ES 2882181 T3 ES2882181 T3 ES 2882181T3
- Authority
- ES
- Spain
- Prior art keywords
- pharmaceutical composition
- liquid pharmaceutical
- tocilizumab
- concentration
- lactic acid
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K39/00—Medicinal preparations containing antigens or antibodies
- A61K39/395—Antibodies; Immunoglobulins; Immune serum, e.g. antilymphocytic serum
- A61K39/39591—Stabilisation, fragmentation
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/02—Inorganic compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/08—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing oxygen, e.g. ethers, acetals, ketones, quinones, aldehydes, peroxides
- A61K47/12—Carboxylic acids; Salts or anhydrides thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/16—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing nitrogen, e.g. nitro-, nitroso-, azo-compounds, nitriles, cyanates
- A61K47/18—Amines; Amides; Ureas; Quaternary ammonium compounds; Amino acids; Oligopeptides having up to five amino acids
- A61K47/183—Amino acids, e.g. glycine, EDTA or aspartame
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/20—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing sulfur, e.g. dimethyl sulfoxide [DMSO], docusate, sodium lauryl sulfate or aminosulfonic acids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/22—Heterocyclic compounds, e.g. ascorbic acid, tocopherol or pyrrolidones
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/26—Carbohydrates, e.g. sugar alcohols, amino sugars, nucleic acids, mono-, di- or oligo-saccharides; Derivatives thereof, e.g. polysorbates, sorbitan fatty acid esters or glycyrrhizin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0012—Galenical forms characterised by the site of application
- A61K9/0019—Injectable compositions; Intramuscular, intravenous, arterial, subcutaneous administration; Compositions to be administered through the skin in an invasive manner
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/08—Solutions
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/02—Drugs for skeletal disorders for joint disorders, e.g. arthritis, arthrosis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
- C07K16/18—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans
- C07K16/28—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants
- C07K16/2866—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants against receptors for cytokines, lymphokines, interferons
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/20—Immunoglobulins specific features characterized by taxonomic origin
- C07K2317/24—Immunoglobulins specific features characterized by taxonomic origin containing regions, domains or residues from different species, e.g. chimeric, humanized or veneered
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Medicinal Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Epidemiology (AREA)
- Engineering & Computer Science (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Immunology (AREA)
- Organic Chemistry (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Biochemistry (AREA)
- Molecular Biology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Genetics & Genomics (AREA)
- Biophysics (AREA)
- Microbiology (AREA)
- Mycology (AREA)
- Dermatology (AREA)
- Rheumatology (AREA)
- Inorganic Chemistry (AREA)
- Pain & Pain Management (AREA)
- Orthopedic Medicine & Surgery (AREA)
- Physical Education & Sports Medicine (AREA)
- Medicinal Preparation (AREA)
- Medicines Containing Antibodies Or Antigens For Use As Internal Diagnostic Agents (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Peptides Or Proteins (AREA)
Abstract
Composición farmacéutica líquida que comprende: (a) anticuerpo tocilizumab; (b) un tampón de histidina; (c) un estabilizador seleccionado entre ácido láctico o sales del mismo; (d) un aminoácido libre; (e) un tensioactivo; (f) agua para inyección; y (g) opcionalmente una sal, en la que la composición tiene un pH entre 5,5 y 7,0.
Description
DESCRIPCIÓN
Composición farmacéutica líquida
INTRODUCCIÓN
[0001] La presente invención se refiere a una formulación de proteína nueva. En particular, la presente invención se refiere a una composición farmacéutica líquida de tocilizumab, un procedimiento de fabricación de la composición, un kit que incluye la composición, un envase que incluye la composición y procedimientos de tratamiento utilizando la composición y/o envase.
ANTECEDENTES
[0002] Se han aprobado varios productos biológicos desde los años 90 para el tratamiento de enfermedades autoinmunes, tales como la artritis reumatoide, la artritis juvenil y otras enfermedades autoinmunes. Entre otros, existen fármacos dirigidos al factor de necrosis tumoral a (tal como Etanercept (comercializado como Enbrel®), Adalimumab (comercializado como Humira®) o Infliximab (comercializado como Remicade®), así como al receptor de interleucina 6 (IL-6R) (tal como tocilizumab (comercializado como ROACTEMRA® o Actemra®)). Otros fármacos dirigidos a IL-6R para el tratamiento de estos trastornos están en desarrollo o ya se encuentran en prerregistro ante las autoridades sanitarias, tales como sapelizumab, vobarilizumab o sarilumab. El tocilizumab, por ejemplo, generalmente se administra a un paciente mediante inyección intravenosa o inyección subcutánea, y se proporciona en forma líquida, típicamente en envases, tales como viales, jeringas precargadas, o dispositivos de pluma precargados. Las formulaciones comerciales (ACTEMRA®) de tocilizumab comprenden los siguientes ingredientes:

[0003] Estas formulaciones han sido descritas respectivamente en las solicitudes PCT WO03/068260 y WO2009/084659. Se han descrito otras formulaciones dirigidas a anticuerpos anti-IL-6R, tales como las de los documentos WO02/13860, WO2011/085158 o incluso WO2013/063510.
[0004] Cuando se prepara una composición farmacéutica que comprende una proteína bioactiva, tal como un anticuerpo, dicha composición debe ser formulada de tal manera que la actividad de la proteína se mantiene durante un período de tiempo apropiado. Una pérdida de actividad/estabilidad de la proteína puede resultar de inestabilidades químicas o físicas de la proteína, especialmente debido a la desnaturalización, agregación u oxidación. Por tanto, los productos resultantes pueden ser farmacéuticamente inaceptables, especialmente después de un almacenamiento prolongado. Aunque se sabe que el uso de un excipiente o excipientes aumenta la estabilidad de una proteína determinada, los efectos estabilizadores de estos excipientes dependen en gran medida de la naturaleza de los excipientes y de la proteína bioactiva en sí.
[0005] Como se ha destacado con tocilizumab, generalmente los anticuerpos se formulan con diferentes excipientes cuando se comercializan con diferentes concentraciones (por ejemplo, 20 mg/ml frente a 180 mg/ml) o con diferentes presentaciones (por ejemplo, intravenosa frente a subcutánea).
[0006] Sigue existiendo la necesidad de nuevas formulaciones que contengan tocilizumab, como principio activo, en el que dichas formulaciones son estables durante un período de tiempo apropiado y adecuado para uso en inyección, preferiblemente para cualquier tipo de inyecciones. Dichas formulaciones podrían ser útiles para su administración en el tratamiento de enfermedades autoinmunes, tales como artritis reumatoide y artritis idiopática juvenil. Incluso si no se pudiera superar el rendimiento general de las formulaciones comerciales, una formulación alternativa que tenga un rendimiento comparativo pero que sea útil sea cual sea la concentración del anticuerpo o cualquiera que sea su presentación representaría un reemplazo muy deseable para las formulaciones comerciales. De manera deseable, el problema o problemas de la técnica anterior pueden resolverse reduciendo al mismo tiempo la complejidad de la formulación o formulaciones.
CARACTERÍSTICAS DE LA INVENCIÓN
[0007] De acuerdo con un primer aspecto de la presente invención, se proporciona en el presente documento una composición farmacéutica líquida que comprende tocilizumab (un anticuerpo anti-IL-6R), un tampón de histidina y un estabilizador seleccionado entre ácido láctico o sales del mismo. Dicha composición comprende además un
aminoácido libre, un tensioactivo y opcionalmente una sal. Dicha composición está (sustancial o totalmente) libre de metionina (de manera adecuada L-metionina).
[0008] De acuerdo con un segundo aspecto de la presente invención, se proporciona un procedimiento de fabricación de una composición farmacéutica líquida, comprendiendo el procedimiento mezclar juntos tocilizumab, un tampón de histidina y un estabilizador seleccionado entre ácido láctico o sales del mismo, un aminoácido libre, un tensioactivo y opcionalmente una sal. También se proporciona una composición farmacéutica líquida que se puede obtener, se obteniene o se obtiene directamente mediante un procedimiento de fabricación de una composición farmacéutica líquida, tal como se define en el presente documento.
[0009] Según un tercer aspecto de la presente invención, se proporciona un dispositivo de administración de fármacos (por ejemplo, jeringa precargada o pluma, o una bolsa intravenosa) que comprende una composición farmacéutica líquida, tal como se define en el presente documento.
[0010] Según un cuarto aspecto de la presente invención, se proporciona en el presente documento un kit de partes que comprende un dispositivo de administración de fármacos, una composición farmacéutica líquida tal como se define en el presente documento (opcionalmente contenido en un envase o recipiente), y opcionalmente un conjunto de instrucciones con directrices con respecto a la administración (por ejemplo, intravenosa o subcutánea) de la composición farmacéutica líquida.
[0011] En un quinto aspecto de la presente invención, se describe en el presente documento un envase (por ejemplo, jeringa precargada, pluma, bolsa intravenosa, o un envase/recipiente que contiene cualquiera de los anteriores) que comprende una composición farmacéutica líquida, tal como se define en el presente documento.
[0012] De acuerdo con un sexto aspecto de la presente invención, se proporciona en el presente documento un procedimiento de fabricación de un envase o un dispositivo de administración de fármaco, comprendiendo el procedimiento incorporar una composición farmacéutica líquida, tal como se define en el presente documento, dentro de un envase o dispositivo de administración de fármacos. También se proporciona un envase o un dispositivo de administración de fármacos que se puede obtener, se obtiene o se obtiene directamente mediante un procedimiento de fabricación de un envase o un dispositivo de administración de fármacos, tal como se define en el presente documento.
[0013] De acuerdo con un séptimo aspecto de la presente invención, aquí se describe una composición farmacéutica líquida, tal como se define en el presente documento, para uso en terapia.
Definiciones
[0014] Cualquier característica, incluyendo características opcionales, adecuadas y preferidas, descritas en relación con cualquier aspecto particular de la invención también pueden ser características, incluyendo características opcionales, adecuadas y preferidas, de cualquier otro aspecto de la presente invención.
[0015] A menos que se indique lo contrario, los siguientes términos utilizados en la memoria descriptiva y reivindicaciones tienen los siguientes significados expuestos a continuación.
[0016] El término "anticuerpo" y su forma plural "anticuerpos", tal como se usa en el presente documento, incluye, entre otros, anticuerpos policlonales, anticuerpos policlonales purificados por afinidad, anticuerpos monoclonales y fragmentos de unión a antígeno, tales como nanocuerpos, F(ab')2, fragmentos proteolíticos Fab y fragmentos de región variable de cadena sencilla (scFv). Se refiere tanto a un anticuerpo de un brazo (monovalente) como a un anticuerpo de dos brazos (bivalente).
[0017] El término "anticuerpo recombinante" pretende que incluya un anticuerpo preparado, expresado, producido o aislado usando un procedimiento recombinante.
[0018] El término "anticuerpo anti-IL-6R" se refiere a un anticuerpo dirigido al receptor de interleucina-6 (es decir, IL-6R). Preferiblemente, es un anticuerpo que no solo se une a su diana, es decir, el IL-6R, sino que también lo neutraliza (alternativamente lo inhibe o lo antagoniza).
[0019] El término "tocilizumab" incluyen el principio farmacéutico activo originador (disponible comercialmente bajo los nombres comerciales Actemra® o RoActemra®), tal como se define en el documento WO9219759 (particularmente HPM-1 en el mismo) y en otros lugares en la técnica, y también biosimilares de los mismos. Tocilizumab tiene una región variable de cadena ligera (LCVR) que comprende la secuencia de aminoácidos de SEQ ID NO: 1 y una región variable de cadena pesada (HCVR) que comprende la secuencia de aminoácidos de SEQ ID NO: 2. Tiene un peso molecular de aproximadamente 145 kDa.
[0020] El término "biosimilar" se refiere a una sustancia farmacológica que comparte la identidad de secuencia de proteína completa con un ingrediente farmacéutico activo determinado (es decir, aprobado por las autoridades
sanitarias). Cabe indicar que un biosimilar puede tener un perfil de glicosilación (ligeramente) diferente, incluso si la secuencia de la proteína es sustancialmente la misma o diferente en la extensión especificada anteriormente. Dichos "biosimilares" tendrían que ser aprobados oficialmente como "biosimilares" para su comercialización antes de que dicho "biosimilar" se venda en el mercado. El término "tampón", tal como se usa en el presente documento, se refiere a soluciones de compuestos que se sabe que son seguros en formulaciones para uso farmacéutico o veterinario y que tienen el efecto de mantener o controlar el pH de la formulación en el intervalo de pH deseado para la formulación. Los tampones aceptables para controlar el pH a un pH moderadamente ácido hasta un pH moderadamente básico incluyen, pero no se limitan a, fosfato, acetato, citrato, TRIS e histidina, sales y/o formas ácidas de los mismos y/o cualquier combinación de los mismos. "TRIS" se refiere a 2-amino-2-hidroximetil-1,3-propanodiol y a cualquier sal farmacológicamente aceptable del mismo. El tampón preferido según la invención es el tampón de histidina.
[0021] El compuesto o compuestos que forman el tampón también se denominan "agente o agentes tamponantes". El pH de un tampón cambiará solo ligeramente al agregar una pequeña cantidad de ácido o base fuerte debido al efecto tampón impartido por el agente tamponante. Cabe indicar que una concentración determinada de un tampón de histidina, por ejemplo, generalmente se relaciona con la concentración combinada de la forma de base conjugada de histidina (es decir, la forma de imidazol no protonado) y la forma de ácido conjugado de histidina (es decir, y la forma de imidazolio protonada; o sal de histidina). Estas concentraciones suelen ser fáciles de calcular con referencia a las cantidades de entrada de histidina o una sal de la misma. El pH general de la composición es generalmente un reflejo de la concentración en equilibrio de cada una de las especies tampón relevantes (es decir, el equilibrio del agente o agentes tamponantes para el conjugado o conjugados de ácido/base de los mismos).
[0022] En este documento, el término "agente tamponador" se refiere a un componente ácido o base (por lo general un ácido débil o base débil) de un tampón o solución tampón. Un agente tamponador ayuda a mantener el pH de una solución determinada en o cerca de un valor predeterminado, y los agentes tamponadores generalmente se eligen para complementar el valor predeterminado. Un agente tamponador es de manera adecuada un solo compuesto que da lugar a un efecto tamponador deseado, especialmente cuando dicho agente tamponador se mezcla con (y es de manera adecuada capaz de intercambiar protones con) una cantidad apropiada (dependiendo del pH deseado predeterminado) de su correspondiente conjugado ácido/base, o si la cantidad requerida de su correspondiente conjugado ácido/base se forma in situ, esto se puede lograr agregando ácido o base fuerte hasta que se alcance el pH requerido.
[0023] A menos que se indique lo contrario, las referencias en el presente documento a un "aminoácido" o "aminoácidos", ya sean específicos (por ejemplo, arginina, histidina) o generales (por ejemplo, cualquier aminoácido), en el contexto de su presencia o de otro modo dentro de las composiciones (especialmente composiciones líquidas farmacéuticas de la presente invención) se refieren al aminoácido o aminoácidos libres correspondientes (independientemente de su estado de protonación y/o forma de sal, aunque por razones de consistencia las cantidades se calculan de manera adecuada con referencia al aminoácido libre per se). Esto puede incluir de manera adecuada aminoácidos naturales y/o artificiales. A menos que se indique lo contrario, dichas referencias no pretenden relacionarse con residuo o residuos de aminoácidos incorporados covalentemente como parte de un compuesto más grande (a diferencia de una composición que comprende múltiples compuestos), tales como un péptido o una proteína (donde dichos residuos de aminoácidos están enlazados mediante enlaces peptídicos). Como tal, por ejemplo, aunque el tocilizumab, como proteína, contiene residuos de aminoácidos, no se considera que comprenda ningún "aminoácido o aminoácidos libres". A modo de ejemplo, una composición definida como "libre de metionina" no contiene ninguna metionina libre pero aún puede incluir una o más proteínas (por ejemplo, tocilizumab) que comprenden por sí mismas residuos de metionina. A menos que se indique lo contrario, las referencias en el presente documento a uno o más "aminoácidos", ya sean específicos o generales, se relacionan de manera adecuada con los L-estereoisómeros o un racemato de los mismos, de manera más adecuada L-aminoácidos. Dependiendo de sus propiedades, dicho aminoácido libre puede ser un estabilizador.
[0024] El término "sustancialmente libre", cuando se usa en relación con un determinado componente de una composición (por ejemplo, "una composición farmacéutica líquida sustancialmente libre de metionina"), se refiere a una composición a la que no se ha añadido esencialmente ninguno de dichos componentes. Tal como se explicó anteriormente, tales referencias no tienen relación con la presencia de un residuo o residuos de aminoácido dentro de una estructura de proteína. Cuando una composición está "sustancialmente libre" de un determinado componente, dicha composición comprende de manera adecuada no más del 0,001 % en peso de dicho componente, de manera adecuada no más del 0,0001 % en peso de dicho componente, de manera adecuada no más del 0,00001 % en peso, más de manera adecuada no más de 0,000001 en peso.
[0025] El término "completamente libre", cuando se usa en relación con un determinado componente de una composición (por ejemplo, "una composición farmacéutica líquida completamente libre de metionina"), se refiere a una composición que no contiene ninguno de dichos componentes. Tal como se explicó anteriormente, tales referencias no tienen relación con la presencia de un residuo o residuos de aminoácido dentro de una estructura de proteína.
[0026] El término "estabilidad", tal como se usa en el presente documento, se refiere a la física, química y la estabilidad conformacional de tocilizumab en las formulaciones de acuerdo con la presente invención (y que incluye el mantenimiento de la potencia biológica). La inestabilidad de una formulación de proteína puede ser causada por
degradación química o agregación de las moléculas de proteína para formar polímeros de orden superior, desglicosilación, modificación por glicosilación, oxidación o cualquier otra modificación estructural que reduzca al menos una actividad biológica de un anticuerpo de la presente invención.
[0027] El término solución o formulación "estable", tal como se usa en el presente documento, es una solución o formulación en la que el grado de degradación, modificación, agregación, pérdida de actividad biológica y similares, de las proteínas en la misma está aceptablemente controlado y no aumenta inaceptablemente con el tiempo. Por tanto, generalmente, se refiere a la estabilidad física y/o la estabilidad química y/o la estabilidad biológica de un componente, típicamente un agente activo o composición del mismo, durante la conservación/almacenamiento. Preferiblemente, la formulación retiene al menos más del 80 % de la actividad del anticuerpo durante un período de al menos 12 meses a 2-8 °C, por ejemplo. La formulación de anticuerpos estabilizada de la presente invención tiene preferiblemente una vida útil de al menos aproximadamente 12 meses, 18 meses, más preferiblemente al menos 20 meses, aún más preferiblemente aproximadamente 24 meses, cuando se almacena a 2-8 °C, por ejemplo. Los procedimientos para controlar la estabilidad de la formulación de anticuerpos de la presente invención están disponibles en la técnica e incluyen los procedimientos descritos en los ejemplos descritos en este documento.
[0028] El término "agente de estabilización", o "estabilizador", tal como se usa en el presente documento, es un compuesto que mejora la solubilidad de un principio activo (tal como tocilizumab) y estabiliza dicho principio activo frente a la formación de agregados. También puede inhibir o reducir la velocidad de reacción del principio activo con otro compuesto o compuestos en una formulación. Entre los ejemplos de estabilizadors para formulación están aminoácidos o proteínas (por ejemplo, glicina, arginina, albúmina), ácidos orgánicos (por ejemplo, ácido láctico o su sal lactato) o azúcares (por ejemplo, dextrosa, manitol, sacarosa o lactosa). Según la presente invención, los agentes estabilizadors preferidos son lactato, ácido láctico y/o arginina.
[0029] El término "agente de isotonicidad" o "tonificante", tal como se usa en el presente documento, es un compuesto que se tolera fisiológicamente y confiere una tonicidad adecuada a una formulación. Previene notablemente el flujo neto de agua a través de las membranas celulares que están en contacto con la formulación. Los compuestos, tales como la glicerina, se utilizan habitualmente para tales fines. Según la presente invención, el agente de isotonicidad preferido es una sal, incluso más preferiblemente cloruro de sodio (NaCl).
[0030] El término "tensioactivo", tal como se usa en este documento, se refiere a un compuesto soluble que puede usarse de manera destacada para aumentar la solubilidad en agua de sustancias oleosas hidrófobas o aumentar de otro modo la miscibilidad de dos sustancias con diferentes hidrofobicidades. Por esta razón, estos polímeros se utilizan habitualmente en aplicaciones industriales, cosmética y farmacéutica. También se utilizan como sistemas modelo para aplicaciones de administración de fármacos, especialmente para modificar la absorción del fármaco o su administración a los tejidos diana. Los tensioactivos bien conocidos incluyen polisorbatos (derivados de polioxietileno, también conocidos como Tweens®), así como poloxámeros (es decir, copolímeros basados en óxido de etileno y óxido de propileno, también conocidos como Pluronics®). Según la presente invención, el tensioactivo preferido es un tensioactivo de polisorbato e incluso más preferiblemente el tensioactivo es polisorbato 80. En el presente documento, las referencias a cantidades específicas de un componente determinado de una composición, especialmente un agente tamponador, se refieren de manera adecuada a las cantidades de la forma anhidra pura del componente relevante (o composiciones formadas mediante el uso de dichas cantidades de la forma anhidra pura), aunque dicho componente se puede usar en una forma no anhidra al formar la composición. Las cantidades de cualquier forma no anhidra correspondiente (por ejemplo, monohidratos, dihidratos, etc.) pueden calcularse fácilmente usando simplemente el multiplicador apropiado. Por ejemplo, a menos que se indique lo contrario (según los Ejemplos, cuando las cantidades se relacionan con la histidina), las cantidades estipuladas en relación con la histidina se refieren a la forma anhidra de histidina que tiene un peso molecular de aproximadamente 155 g/mol. La persona experta comprenderá fácilmente cómo ajustar juiciosamente la cantidad de diluyente/agua dependiendo de la forma de los componentes usados, con el fin de derivar las concentraciones objetivo.
[0031] Debe entenderse que las referencias a "tratar" o "tratamiento" incluyen tanto la profilaxis como el alivio de los síntomas establecidos de una afección. "Tratar" o "tratamiento" de un estado, trastorno o afección incluye: (1) prevenir o retrasar la aparición de síntomas clínicos del estado, trastorno o afección que se desarrolla en un ser humano que puede estar afligido o predispuesto al estado, trastorno o afección, pero aún no experimenta ni muestra síntomas clínicos o subclínicos del estado, trastorno o afección, (2) inhibir el estado, trastorno o afección, es decir, detener, reducir o retrasar el desarrollo de la enfermedad o una recaída de la misma (en caso de tratamiento de mantenimiento) o al menos uno de sus síntomas clínicos o subclínicos, o (3) aliviar o atenuar la enfermedad, es decir, causar regresión del estado, trastorno o afección o al menos uno de sus síntomas clínicos o subclínicos.
[0032] Cuando se dice que una composición comprende una pluralidad de ingredientes (opcionalmente en cantidades específicas de concentraciones o en intervalos específicos de concentraciones), dicha composición puede incluir opcionalmente ingredientes adicionales distintos de los mencionados específicamente.
DESCRIPCIÓN DETALLADA DE LA INVENCIÓN
[0033] El objeto principal de la presente invención es una composición farmacéutica líquida que comprende el
anticuerpo tocilizumab, pudiendo dicho anticuerpo neutralizar (alternativamente inhibir o antagonizar) la actividad de IL-6R. Dicha composición farmacéutica de tocilizumab comprende preferiblemente histidina como agente tamponante que mantiene el pH en el intervalo de 5,5 a 7,0 y un estabilizador seleccionado entre ácido láctico o sales del mismo. La composición está preferiblemente (sustancial o totalmente) libre de metionina. Además, la composición puede incluir cualquiera o más componentes adicionales definidos en este documento en relación con una composición farmacéutica líquida (por ejemplo, que incluye tonicificador, tensioactivo, etc.), opcionalmente en cualquier cantidad, concentración o forma estipulada en el presente documento; y donde la composición exhibe opcionalmente uno o más parámetros o propiedades indicados en este documento en relación con una composición farmacéutica líquida (por ejemplo, pH, osmolalidad). Preferiblemente, la composición farmacéutica líquida según la presente invención comprende tocilizumab, histidina como agente tamponante que mantiene el pH en el intervalo de 5,5 a 7,0 y un estabilizador seleccionado entre ácido láctico o sales del mismo, un tensioactivo de polisorbato, un aminoácido libre y opcionalmente una sal como agente de isotonicidad. El aminoácido libre también se puede utilizar como estabilizador adicional.
[0034] De acuerdo con la presente invención en su conjunto, la composición farmacéutica líquida está (sustancialmente o completamente) libre de metionina (tal como L-metionina).
[0035] La composición farmacéutica líquida según la presente invención en su conjunto comprende tocilizumab a una concentración de o de aproximadamente 10 a o a aproximadamente 250 mg/ml, preferiblemente de o de aproximadamente 15 a o a aproximadamente 200 mg/ml. Por ejemplo, tocilizumab puede estar presente en la formulación a una concentración de o de aproximadamente 15, 20, 30, 40, 50, 60, 80, 100, 120, 140, 160, 180 o 200 mg/ml. Preferiblemente, las formulaciones de la invención retienen al menos el 80 % de la actividad biológica anti-IL-6R en el momento de la formulación y/o envasado durante un período de al menos 12 meses (antes del primer uso). La actividad anti-IL-6R puede medirse mediante cualquier procedimiento conocido.
[0036] La composición farmacéutica líquida según la presente invención en su conjunto tiene un pH en el intervalo de o de aproximadamente 5,5 a o a aproximadamente 7,0. Preferiblemente, la composición farmacéutica líquida tiene un pH en el intervalo de o de aproximadamente 5,5 a o a aproximadamente 6,5. De manera adecuada, la composición farmacéutica líquida tiene un pH de o deaproximadamente 5,8 a 6,2, tal como aproximadamente 6,0.
[0037] El agente tamponante según la presente invención es histidina y está a una concentración de o de aproximadamente 10 a o a aproximadamente 25 mM. En una realización, la histidina está presente a una concentración de o de aproximadamente 15 a o a aproximadamente 25 mM, preferiblemente a una concentración de entre 20 y 25 mM, incluso preferiblemente a una concentración de o de aproximadamente 21 mM.
[0038] Alternativamente, la composición farmacéutica líquida comprende el agente tamponante (de manera adecuada especie tamponante de histidina - por ejemplo, histidina en sí) a una concentración de o de aproximadamente 0,1 a o a aproximadamente 10 mg/ml. En una realización, el agente tamponante está presente en una concentración de o de aproximadamente 0,5 a o a aproximadamente 5 mg/ml, más preferiblemente de entre 2 y 4 mg/ml. Por ejemplo, el agente tamponante puede estar presente en la formulación a una concentración de o de aproximadamente 2,0, 2,25, 2,5, 2,75, 3,0, 3,25, 3,5, 3,75 o 4,0 mg/ml. En una realización, el agente tamponante es histidina (tal como L-histidina) y está presente en una concentración de o de aproximadamente 3,25 mg/ml.
[0039] Alternativamente, la composición farmacéutica líquida comprende el agente tamponante (de manera adecuada especie tamponante de histidina - por ejemplo, histidina en sí) en una relación molar de agente tamponante con respecto a tocilizumab de aproximadamente 5:1 a aproximadamente 200:1, y dependerá principalmente de la concentración de tocilizumab en la formulación. Por ejemplo, cuando tocilizumab está a 20 mg/ml, la relación molar es de la manera más adecuada de aproximadamente 145:1 y cuando tocilizumab está a 180 mg/ml, la relación molar es de la manera más adecuada de aproximadamente 17:1.
[0040] La composición farmacéutica líquida según la invención en su conjunto comprende un agente estabilizador, lo más preferiblemente lactato de sodio o ácido láctico. De hecho, los inventores identificaron tanto el lactato de sodio como el ácido láctico como agentes estabilizadores particularmente ventajosos para usar junto con histidina en formulaciones líquidas de tocilizumab.
[0041] La composición farmacéutica líquida comprende el agente estabilizador (por ejemplo, lactato sódico o ácido láctico) a una concentración de o de aproximadamente 1 a o a aproximadamente 20 mM, preferiblemente de o de aproximadamente 5 a o a aproximadamente 15 mM, más preferiblemente de o de aproximadamente 8 a o a aproximadamente 12 mM. En una realización particular, el agente estabilizador es lactato de sodio o ácido láctico y está presente en la composición farmacéutica líquida en una concentración de o de aproximadamente 10 mM.
[0042] Alternativamente, la composición farmacéutica líquida comprende el agente estabilizador (por ejemplo, lactato sódico o ácido láctico) a una concentración de o de aproximadamente 0,5 mg/ml a o a aproximadamente 5 mg/ml, más preferiblemente de o de aproximadamente 1 mg/ml a o a aproximadamente 2 mg/ml, incluso más preferiblemente de o de aproximadamente 1,15 mg/ml. En una realización particular, el agente estabilizador es lactato de sodio o ácido
láctico y está presente en la composición farmacéutica líquida a una concentración de o de aproximadamente 1,12 mg/ml.
[0043] Alternativamente, la composición farmacéutica líquida comprende el agente estabilizador (tal como lactato sódico o ácido láctico) en una relación molar de agente estabilizador con respecto a tocilizumab de aproximadamente 5:1 a aproximadamente 100:1, y principalmente dependerá de la concentración de tocilizumab en la formulación. Por ejemplo, en una composición que comprende 20 mg/ml de tocilizumab, la relación molar es de la manera más conveniente de aproximadamente 72:1 y en una composición que comprende 180 mg/ml de tocilizumab, la relación molar es de la manera más conveniente de aproximadamente 8:1.
[0044] La composición farmacéutica líquida según la presente invención en su conjunto comprende al menos un aminoácido libre distinto de histidina y metionina. Preferiblemente, dicho aminoácido libre es arginina. También se ha demostrado que dicho componente es un buen estabilizador.
[0045] La composición farmacéutica líquida comprende el al menos un aminoácido libre (tal como arginina) a una concentración de o de aproximadamente 50 a o a aproximadamente 150 mM, preferiblemente de o de aproximadamente 75 a o a aproximadamente 125 mM, más preferiblemente de o de aproximadamente 90 a o a aproximadamente 110 mM. Por ejemplo, el aminoácido libre está presente en una concentración de o de aproximadamente 90, 95, 100, 105 o 110 mM. En una realización particular, el al menos un aminoácido libre es arginina (tal como L-arginina) y está presente en la composición farmacéutica líquida a una concentración de o de aproximadamente 100 mM. Alternativamente, la composición farmacéutica líquida comprende el al menos un aminoácido libre (tal como arginina) a una concentración de o de aproximadamente 10 mg/ml a o a aproximadamente 25 mg/ml, preferiblemente de o de aproximadamente 15 mg/ml a o a aproximadamente 20 mg/ml, más preferiblemente de o de aproximadamente 16 mg/ml a o a aproximadamente 18 mg/ml. Por ejemplo, el al menos un aminoácido o aminoácidos libres está presente en una concentración de aproximadamente 16,0, 16,5, 17,0, 17,5 o 18,0 mg/ml. En una realización particular, el al menos un aminoácido libre es arginina (tal como L-arginina) y está presente en la composición farmacéutica líquida a una concentración de o de aproximadamente 17,4 mg/ml.
[0046] Alternativamente, la composición farmacéutica líquida comprende el al menos un aminoácido libre (tal como arginina) en una relación molar de aminoácido libre con respecto a tocilizumab de aproximadamente 50:1 a aproximadamente 800:1, y dependerá principalmente de la concentración de anticuerpo en la formulación. Por ejemplo, en una composición que comprende 20 mg/ml de tocilizumab, la relación molar es preferiblemente de aproximadamente 725:1 y en una composición que comprende 180 mg/ml de tocilizumab, la relación molar es de la manera más adecuada de aproximadamente 80:1.
[0047] La composición farmacéutica líquida según la presente invención en su conjunto contiene tensioactivos. Los tensioactivos preferidos son polisorbatos, tales como polisorbato 20 (nombre alternativo: monolaurato de sorbitán con polioxietileno (20)), polisorbato 40 (nombre alternativo: monopalmitato de sorbitán con polioxietileno (20)), polisorbato 60 (nombre alternativo: monoestearato de sorbitán con polioxietileno (20)) o polisorbato 80 (nombre alternativo: monooleato de sorbitán con polioxietileno (20) o Tween 80®). Preferiblemente, el tensioactivo es polisorbato 80.
[0048] La composición farmacéutica líquida comprende el tensioactivo, tal como polisorbato 80, a una concentración de o de aproximadamente 0,05 a o a aproximadamente 0,5 mM, preferiblemente de o de aproximadamente 0,075 a o a aproximadamente 0,3 mM, más preferiblemente de o de aproximadamente 0,1 a o a aproximadamente 0,2 mM. Por ejemplo, el tensioactivo está presente en una concentración de o de aproximadamente 0,10, 0,11, 0,12, 0,13, 0,14, 0,15, 0,16, 0,17, 0,18, 0,19 o 0,2 mM. En una realización particular, el tensioactivo es polisorbato 80 y está presente en la composición farmacéutica líquida a una concentración de o de aproximadamente 0,152 mM. Alternativamente, la composición farmacéutica líquida comprende el tensioactivo, tal como polisorbato 80, a una concentración de o de aproximadamente 0,05 a o a aproximadamente 1 mg/ml, preferiblemente de o de aproximadamente 0,1 a o a aproximadamente 1 mg/ml, más preferiblemente de o de aproximadamente 0,15 a o a aproximadamente 0,3 mg/ml. Por ejemplo, el tensioactivo está presente en una concentración de o de aproximadamente 0,15, 0,16, 0,17, 0,18, 0,19, 0,20, 0,21, 0,22, 0,23, 0,24, 0,25 o 0,3 mg/ml. En una realización particular, el tensioactivo es polisorbato 80 y está presente en la composición farmacéutica líquida a una concentración de o de aproximadamente 0,2 mg/ml.
[0049] Alternativamente, la composición farmacéutica líquida comprende el tensioactivo (tal como polisorbato 80) en una relación molar de tensioactivo con respecto a tocilizumab de aproximadamente 1:15 a aproximadamente 15:10, y principalmente dependerá de la concentración de anticuerpo en la formulación. Por ejemplo, en una composición que comprende 20 mg/ml de tocilizumab, la relación molar es preferiblemente de aproximadamente 11:10 y en una composición que comprende 180 mg/ml de tocilizumab, la relación molar es de la manera más adecuada de aproximadamente 1:8.
[0050] Las composiciones farmacéuticas líquidas de la invención pueden incluir uno cualquiera o más diluyentes farmacéuticamente aceptables, o mezcla de los mismos. Sin embargo, lo más adecuado es que la composición farmacéutica líquida sea una composición farmacéutica acuosa. Lo más adecuado es que el diluyente sea agua y, de manera adecuada, agua sola. El agua es de manera adecuada agua para inyección (WFI). El diluyente puede constituir el resto de ingredientes en cualquier composición farmacéutica líquida, por ejemplo, de modo que los
porcentajes en peso sumen 100%. Cualquier concentración indicada en el presente documento en relación con cualquier componente de la composición farmacéutica líquida representa concentraciones de dicho componente en (y de manera adecuada disuelto en) el diluyente en mezcla con cualquier otro componente.
[0051] La composición farmacéutica líquida de la invención es de manera adecuada una solución, y está preferiblemente (sustancialmente o completamente) libres de partículas o precipitados.
[0052] La composición farmacéutica líquida según la presente invención en su conjunto puede comprender además uno o más excipientes, tales como una sal (que actúa como un agente de isotonicidad). En una realización particular, el agente de isotonicidad es o comprende cloruro de sodio (NaCl). En una realización particular, el agente de isotonicidad es cloruro de sodio. El cloruro de sodio es un agente de isotonicidad particularmente ventajoso para usar junto con el tampón de histidina en formulaciones líquidas de tocilizumab.
[0053] De manera adecuada, la composición farmacéutica líquida comprende la sal (tal como cloruro de sodio) a una concentración de o de aproximadamente 5 a o a aproximadamente 50 mM, preferiblemente de o de aproximadamente 10 a o a aproximadamente 30 mM, tal como aproximadamente 10, 12,5, 15, 17,5, 20, 22,5, 25, 27,5 ó 3025 mM. En una realización, la sal está presente en una concentración de o de aproximadamente 10 mM. En una realización particular, la sal es cloruro de sodio y está presente en una concentración de o de aproximadamente 10 mM.
[0054] Alternativamente, la composición farmacéutica líquida comprende la sal (tal como NaCl) a una concentración de o de aproximadamente 0,1 mg/ml a o a aproximadamente 5 mg/ml, preferiblemente de o de aproximadamente 0,25 mg/ml a o a aproximadamente 2,5 mg/ml, de manera más adecuada de o de aproximadamente 0,4 mg/ml a o a aproximadamente 2 mg/ml. En una realización, la sal está presente en una concentración de o de aproximadamente 0,5 mg/ml a o a aproximadamente 1,2 mg/ml, de la manera más adecuada de aproximadamente 0,58 mg/ml. En una realización particular, la sal es cloruro de sodio y está presente en una concentración de aproximadamente 0,58 mg/ml.
[0055] Alternativamente, la composición farmacéutica líquida comprende la sal (tal como NaCl) en una relación molar de sal con respecto a tocilizumab de aproximadamente 2:1 a aproximadamente 100:1, y principalmente dependerá de la concentración de tocilizumab en la formulación. Por ejemplo, en una composición que comprende 20 mg/ml de tocilizumab, la relación molar es preferiblemente de aproximadamente 72:1 y en una composición que comprende 180 mg/ml de tocilizumab, la relación molar es de la manera más adecuada de aproximadamente 8:1.
[0056] En un aspecto adicional, la presente invención también proporciona un procedimiento para estabilizar composiciones líquidas de tocilizumab, que comprende mezclar tocilizumab con cualquier componente relevante requerido para formar una composición farmacéutica líquida, tal como se define en el presente documento. Por lo tanto, en el presente documento se proporciona un procedimiento para fabricar una composición farmacéutica líquida, comprendiendo el procedimiento mezclar tocilizumab, un tampón de histidina y ácido láctico o sales del mismo, un tensioactivo de polisorbato, un aminoácido libre y opcionalmente una sal (tal como NaCl, como agente de isotonicidad). Cada uno de estos compuestos (es decir, tocilizumab, tampón de histidina, ácido láctico o sales del mismo, el tensioactivo, el al menos un aminoácido libre y/o la sal) se puede usar de acuerdo con las concentraciones, pH y/o relaciones descritas en este documento. Si es necesario, el experto en la materia puede referirse a la sección de ejemplos a continuación, o técnicas bien conocidas en el sector, para formar las composiciones farmacéuticas líquidas (especialmente aquellas para la inyección mediante jeringa).
[0057] En una realización, el procedimiento implica mezclar juntos los componentes relevantes en un diluyente (por ejemplo agua), de modo que todos los componentes están (sustancialmente o totalmente) disueltos en el diluyente.
[0058] También se proporciona una composición farmacéutica líquida que se puede obtener mediante, se obtiene mediante, o se obtiene directamente mediante un procedimiento de fabricación de una composición farmacéutica líquida, tal como se define en el presente documento.
[0059] De manera adecuada, las composiciones farmacéuticas líquidas de la presente invención tienen una vida útil de al menos 6 meses, de manera adecuada al menos 12 meses, de manera adecuada al menos 18 meses, más de manera adecuada al menos 24 meses. De manera adecuada, las composiciones farmacéuticas líquidas de la presente invención tienen una vida útil de al menos 6 meses, de manera adecuada al menos 12 meses, de manera adecuada al menos 18 meses, de manera más adecuada al menos 24 meses, a una temperatura de 2-8°C.
[0060] La composición farmacéutica líquida final se puede filtrar, de forma adecuada para eliminar la materia en partículas. De forma adecuada, la filtración se realiza a través de filtros de tamaño igual o inferior a 1 |jm, de forma adecuada de 0,22 jm . Por ejemplo, la filtración se realiza a través de filtros PES o filtros PVDF de 0,22 jm .
[0061] En un aspecto adicional, la presente invención proporciona un dispositivo de administración de fármacos que comprende una composición farmacéutica líquida, tal como se define en el presente documento. Preferiblemente, el dispositivo de administración de fármacos comprende una cámara dentro de la cual reside la composición farmacéutica. Más preferiblemente, el dispositivo de administración de fármacos es estéril.
[0062] El dispositivo de administración de fármacos puede ser un vial, ampolla, jeringa, pluma de inyección (por ejemplo, que incorpora esencialmente una jeringa) o una bolsa intravenosa. Cuando el dispositivo de administración de fármacos es una jeringa, preferiblemente es una pluma de inyección. De forma adecuada, la jeringa es una jeringa de vidrio.
[0063] En aún un aspecto adicional, la presente invención proporciona un kit de partes que comprende un dispositivo de administración de fármacos (sin la composición farmacéutica líquida incorporada en el mismo), una composición farmacéutica líquida, tal como se define en el presente documento (opcionalmente contenido en un envase o recipiente separado), y opcionalmente un conjunto de instrucciones con instrucciones sobre la administración (por ejemplo, subcutánea o intravenosa) de la composición farmacéutica líquida. A continuación, el usuario puede llenar el dispositivo de administración de fármacos con la composición farmacéutica líquida (que puede proporcionarse en un vial o ampolla o similar) antes de la administración.
[0064] También se describe un envase que comprende una composición farmacéutica líquida, tal como se define en el presente documento. De manera adecuada, el envase comprende un dispositivo de administración de fármacos, tal como se define en el presente documento, de manera adecuada una pluralidad de dispositivos de administración de fármacos. El envase puede comprender cualquier recipiente adecuado para contener uno o más dispositivos de administración de fármacos.
[0065] La presente invención proporciona además un procedimiento de fabricación de un dispositivo de administración de fármacos, de forma adecuada, tal como se define en el presente documento, comprendiendo el procedimiento incorporar una composición farmacéutica líquida, tal como se define en el presente documento, dentro de un dispositivo de administración de fármacos. Dicha fabricación implica típicamente cargar la composición farmacéutica líquida, tal como se define en el presente documento, en una jeringa, de manera adecuada mediante una aguja fijada a la misma. Posteriormente, la aguja puede retirarse, reemplazarse o permanecer. También se describe un dispositivo de administración de fármacos que se puede obtener, se obtiene o se obtiene directamente mediante un procedimiento de fabricación definido en el presente documento.
[0066] También se describe un procedimiento de fabricación de un envase, comprendiendo el procedimiento incorporar una composición farmacéutica líquida, tal como se define en el presente documento, dentro de un envase. De manera adecuada, esto se logra incorporando dicha composición farmacéutica líquida dentro de uno o más dispositivos de administración de fármacos, y a continuación incorporando el uno o más dispositivos de administración de fármacos precargados en un recipiente presente dentro del envase. La presente invención proporciona, además, un envase que se puede obtener, se obtiene o se obtiene directamente mediante un procedimiento de fabricación definido en el presente documento.
[0067] Las composiciones farmacéuticas líquidas definidas en este documento pueden usarse para tratar cualquiera o más de las enfermedades o trastornos médicos mencionados anteriormente. En una realización particular, las composiciones farmacéuticas líquidas se utilizan para tratar la artritis reumatoide y/o la artritis idiopática juvenil. Alternativamente, las composiciones farmacéuticas líquidas se utilizan para tratar otras enfermedades, tales como la arteritis de células gigantes o la esclerosis sistémica.
[0068] Las composiciones farmacéuticas líquidas se administran de manera adecuada por vía parenteral, ya sea por medio de inyección intravenosa o mediante inyección subcutánea.
Realizaciones particulares
[0069] En una realización, la composición farmacéutica líquida comprende:
- tocilizumab;
- un tampón de histidina, que mantiene el pH entre aproximadamente 5,5 y 7,0;
- un estabilizador seleccionado entre ácido láctico o sales del mismo;
- un aminoácido libre (por ejemplo, arginina);
- un tensioactivo (por ejemplo, polisorbato 80);
- agua para inyección; y
- opcionalmente una sal (por ejemplo, NaCl).
[0070] En una realización, la composición farmacéutica líquida comprende:
- tocilizumab a una concentración de 10 a 250 mg/ml;
- un tampón de histidina, que mantiene el pH entre aproximadamente 5,5 y 7,0;
- estabilizador seleccionado de ácido láctico o sales del mismo;
- un aminoácido libre (por ejemplo, arginina);
- un tensioactivo (por ejemplo, polisorbato 80);
- agua para inyección; y
- opcionalmente una sal (por ejemplo, NaCl).
[0071] En una realización, la composición farmacéutica líquida comprende:
- tocilizumab;
- un tampón de histidina, que mantiene el pH entre aproximadamente 5,5 y 7,0, en el que el tampón está a una concentración de 10 a 25 mM, o alternativamente a una concentración de 0,5 a 5 mg/ml o alternativamente a una relación molar de tampón con respecto a anticuerpo de 5:1 a 200:1;
- estabilizador seleccionado entre ácido láctico o sales del mismo;
- un aminoácido libre (por ejemplo, arginina);
- un tensioactivo (por ejemplo, polisorbato 80);
- agua para inyección; y
- opcionalmente una sal (por ejemplo, NaCl).
[0072] En una realización, la composición farmacéutica líquida comprende:
- tocilizumab;
- un tampón de histidina, que mantiene el pH entre aproximadamente 5,5 y 7,0;
- un estabilizador seleccionado entre ácido láctico o sales del mismo, en el que el estabilizador está a una concentración de 5 a 15 mM, o alternativamente a una concentración de 0,5 a 5 mg/ml o alternativamente a una relación molar de estabilizador con respecto a anticuerpo de 5:1 a 100:1;
- un aminoácido libre (por ejemplo, arginina);
- un tensioactivo (por ejemplo, polisorbato 80);
- agua para inyección; y
- opcionalmente una sal (por ejemplo, NaCl).
[0073] En una realización, la composición farmacéutica líquida comprende:
- tocilizumab;
- un tampón de histidina, que mantiene el pH entre aproximadamente 5,5 y 7,0;
- estabilizador seleccionado entre ácido láctico o sales del mismo;
- un aminoácido libre (por ejemplo, arginina), en el que el aminoácido libre está en una concentración de 50 a 150 mM, o alternativamente en una concentración de 10 a 25 mg/ml o alternativamente en una relación molar de aminoácido libre con respecto a anticuerpo de 50:1 a 800:1;
- un tensioactivo (por ejemplo, polisorbato 80);
- agua para inyección; y
- opcionalmente una sal (por ejemplo, NaCl).
[0074] En una realización, la composición farmacéutica líquida comprende:
- tocilizumab;
- un tampón de histidina, que mantiene el pH entre aproximadamente 5,5 y 7,0;
- estabilizador seleccionado entre ácido láctico o sales del mismo;
- un aminoácido libre (por ejemplo, arginina);
- un tensioactivo (por ejemplo, polisorbato 80), en el que el tensioactivo está en una concentración de 0,05 a 0,55 mM, o alternativamente en una concentración de 0,05 a 1 mg/ml o alternativamente en una relación molar de tensioactivo con respecto a anticuerpo de 1:15 a 15:10;
- agua para inyección; y
- opcionalmente una sal (por ejemplo, NaCl).
[0075] En una realización, la composición farmacéutica líquida comprende:
- tocilizumab;
- un tampón de histidina, que mantiene el pH entre aproximadamente 5,5 y 7,0;
- estabilizador seleccionado entre ácido láctico o sales del mismo;
- un aminoácido libre (por ejemplo, arginina);
- un tensioactivo (por ejemplo, polisorbato 80);
- agua para inyección; y
- opcionalmente una sal (por ejemplo, NaCl), en la que la sal está en una concentración de 5 a 50 mM, o alternativamente en una concentración de 0,1 a 5 mg/mL o alternativamente en una relación molar de sal con respecto a anticuerpo de 2:1 a 100:1.
[0076] En una realización, la composición farmacéutica líquida comprende:
- tocilizumab a una concentración de 10 a 250 mg/ml;
- un tampón de histidina, que mantiene el pH entre aproximadamente 5,5 y 7,0, en el que el tampón está a una concentración de 10 a 25 mM, o alternativamente a una concentración de 0,5 a 5 mg/ml o alternativamente en una relación molar de tampón con respecto a anticuerpo de 5:1 a 200:1
- estabilizador seleccionado entre ácido láctico o sales del mismo, en el que el estabilizador está a una concentración de 5 a 15 mM, o alternativamente a una concentración de 0,5 a 5 mg/ml o alternativamente en una relación molar de estabilizador con respecto a anticuerpo de 5:1 a 100:1;
- un aminoácido libre (por ejemplo, arginina), en el que el aminoácido libre está en una concentración de 50 a 150 mM, o alternativamente en una concentración de 10 a 25 mg/mL o alternativamente en una relación molar de aminoácido libre con respecto a anticuerpo de 50:1 a 800:1;
- un tensioactivo (por ejemplo, polisorbato 80), en el que el tensioactivo está en una concentración de 0,05 a 0,55 mM, o alternativamente en una concentración de 0,05 a 1 mg/ml o alternativamente en una relación molar de tensioactivo con respecto a anticuerpo de 1:15 a 15:10;
- agua para inyección; y
- opcionalmente una sal (por ejemplo, NaCl), en la que la sal está en una concentración de 5 a 50 mM, o alternativamente en una concentración de 0,1 a 5 mg/ml o alternativamente en una relación molar de sal con respecto a anticuerpo de 2:1 a 100:1.
EJEMPLOS
Materiales y equipamiento
[0077] Los siguientes materiales se utilizaron en la preparación de formulaciones descritas en los ejemplos:

Técnicas y protocolos analíticos
[0078] Se emplearon los siguientes procedimientos o protocolos analíticos en los ejemplos y experimentos de cribado que siguen por las razones indicadas en la tabla siguiente:

[0079] Los protocolos individuales para cada uno de los procedimientos analíticos anteriores se describen a su vez a continuación, y las referencias en los ejemplos y experimentos de cribado para cualquiera de tales procedimientos analíticos utilizaron estos protocolos.
Cromatografía de exclusión por tamaño (SEC)
[0080] La cromatografía de exclusión por tamaño de alto rendimiento de preparaciones de tocilizumab se realizó usando el sistema enfocado Dionex Ultimate 3000 UHPLC® con un material de relleno de poro de 250 A de sílice de diol de fase de 5 |jm en una columna de 300 mm por 7,8 mm. La columna se equilibró en tampón fosfato de sodio 200 mM, NaCl 250 mM, fase móvil a pH 7,0. El caudal fue de 0,5 ml/min y se usó detección UV (280 nm). El volumen de inyección fue de 20 jl. Todos los análisis se realizaron a temperatura ambiente.
Cromatografía de intercambio iónico (IEX-HPLC)
[0081] La cromatografía de intercambio iónico de alto rendimiento de preparaciones de tocilizumab se realizó utilizando el sistema HPLC® de la serie 1200 de Agilent Technologies con una partícula de 7 jm en una columna de 100 mm por 4,6 mm. La columna se equilibró en tampón fosfato sódico 20 mM a pH 7, NaCl 250 mM, fase móvil a pH 7,0 y la elución se realizó con un procedimiento de gradiente mediante tampón fosfato sódico 20 mM, NaCl 1 M pH 7,0. El caudal fue de 0,3 ml/min y se usó detección UV (214 nm y 280 nm). El volumen de inyección fue de 10 jl. Todos los análisis se realizaron a 40 °C.
Inspección visual
[0082] Las partículas visibles se detectaron de manera adecuada usando la 2.9.20. Monografía de la Farmacopea Europea (Contaminación por partículas: partículas visibles). El aparato consiste en una estación de visualización que comprende:
- un panel negro mate de tamaño apropiado sostenido en posición vertical
- un panel blanco antideslumbrante de tamaño apropiado sostenido en posición vertical junto al panel negro - un portalámparas ajustable provisto de una fuente de luz blanca adecuada, sombreada y con un difusor de luz adecuado (es adecuado un iluminador de visualización que contenga dos tubos fluorescentes de 13 W, cada uno de 525 mm de longitud). La intensidad de la iluminación en el punto de visión se mantiene entre 2000 lux y 3750 lux.
[0083] Se retiró cualquier etiqueta adherente del recipiente y se lavó y se secó el exterior. El recipiente se agitó o invirtió suavemente, asegurándose de que no se introdujeran burbujas de aire, y se observó durante aproximadamente 5 s frente al panel blanco. El procedimiento se repitió frente al panel negro. Se registró la presencia de cualquier partícula.
Ejemplo 1: Prueba del efecto de antioxidantes alternativos sobre la agregación de tocilizumab
[0084] La formulación comercial subcutánea (sc) (ACTEMRA®) de tocilizumab comprende los siguientes ingredientes:

[0085] Se demostró que la metionina inhibe de manera considerable la formación de especies de alto peso molecular (HMWS) de tocilizumab durante el almacenamiento, según se mide mediante cromatografía de permeación en gel (también conocida como cromatografía de exclusión por tamaño, SEC). Se demostró que la velocidad de formación de HMWS (en forma de dímero) era considerablemente más baja en composiciones que contenían arginina y metionina en comparación con la composición que contenía arginina solamente; véase, por ejemplo, el ejemplo 1 del documento EP2238985. Sin embargo, si bien la metionina es un ingrediente inactivo aprobado en productos farmacéuticos aprobados, existen ciertas desventajas en su uso debido a su propensión a oxidarse rápidamente, particularmente por encima de las temperaturas de refrigeración, lo que genera preocupaciones sobre su estabilidad durante el procesamiento y almacenamiento, así como el desarrollo de un mal olor debido a la especie de metionina oxidada. Por lo tanto, es mejor evitar este compuesto siempre que sea posible. Teniendo la metionina una actividad antioxidante conocida, se probó el efecto de antioxidantes alternativos sobre la formación de especies de alto peso molecular (HMWS) de tocilizumab (180 mg/ml) durante el almacenamiento a 45 °C. El efecto se probó en una formulación de base que comprende:
- L-histidina (21 mM)
- L-arginina (100 mM)
- polisorbato 80 (0,2 mg/ml)
- agua para inyección
- pH 6,0
[0086] La agregación de tocilizumab se evaluó mediante SEC y la evaluación visual antes y después del almacenamiento a 45 °C durante 2 semanas.
[0087] Los resultados se muestran en la Tabla 1. Dos de los antioxidantes probados, bisulfito de sodio y ascorbato de sodio, dieron como resultado una formación muy rápida de HMWS. Además, el uso de ascorbato de sodio dio como resultado una precipitación visual después de 2 semanas a 45 °C. Si bien el uso de lactato de sodio y triptófano dio como resultado una tasa significativamente menor de formación de HMWS, fue solo el lactato de sodio el que condujo a la formación de HMWS que fue comparable (aunque todavía un poco más alta) a la lograda en presencia de metionina. Es importante destacar que, a diferencia de otros antioxidantes, tales como la metionina, también se sabe que el lactato de sodio es muy estable durante el almacenamiento. En consecuencia, se seleccionó el lactato de sodio como la especie estabilizadora clave para llevar a cabo una optimización adicional descrita en los ejemplos posteriores.
Tabla 1. Efecto de antioxidantes seleccionados sobre el aumento del % de HMWS y la evaluación visual de las composiciones de tocilizumab después del almacenamiento a 45 °C durante 2 semanas. Todas las formulaciones contenían L-histidina (21 mM), L-arginina (100 mM), polisorbato 80 (0,2 mg/ml) y WFI y se ajustaron a pH 6,0. Pasa = =

Ejemplo 2: Investigación del efecto de la concentración de lactato sobre la agregación de tocilizumab
[0088] Se evaluó el efecto de la concentración de lactato de sodio sobre la formación de HMWS de tocilizumab (180 mg/ml) durante el almacenamiento a 40 °C y 25 °C. El efecto se comparó con el de la metionina (30 mM) y también con una composición que no contenía ningún antioxidante. El efecto se probó en una formulación de base que comprendía:
- L-histidina (21 mM)
- L-arginina (100 mM)
- polisorbato 80 (0,2 mg/ml)
- agua para inyección (WFI)
- pH 6,0
[0089] La agregación de tocilizumab se evaluó mediante SEC y la evaluación visual antes y después del almacenamiento a 40 °C durante 4 semanas y 25 °C durante 8 semanas.
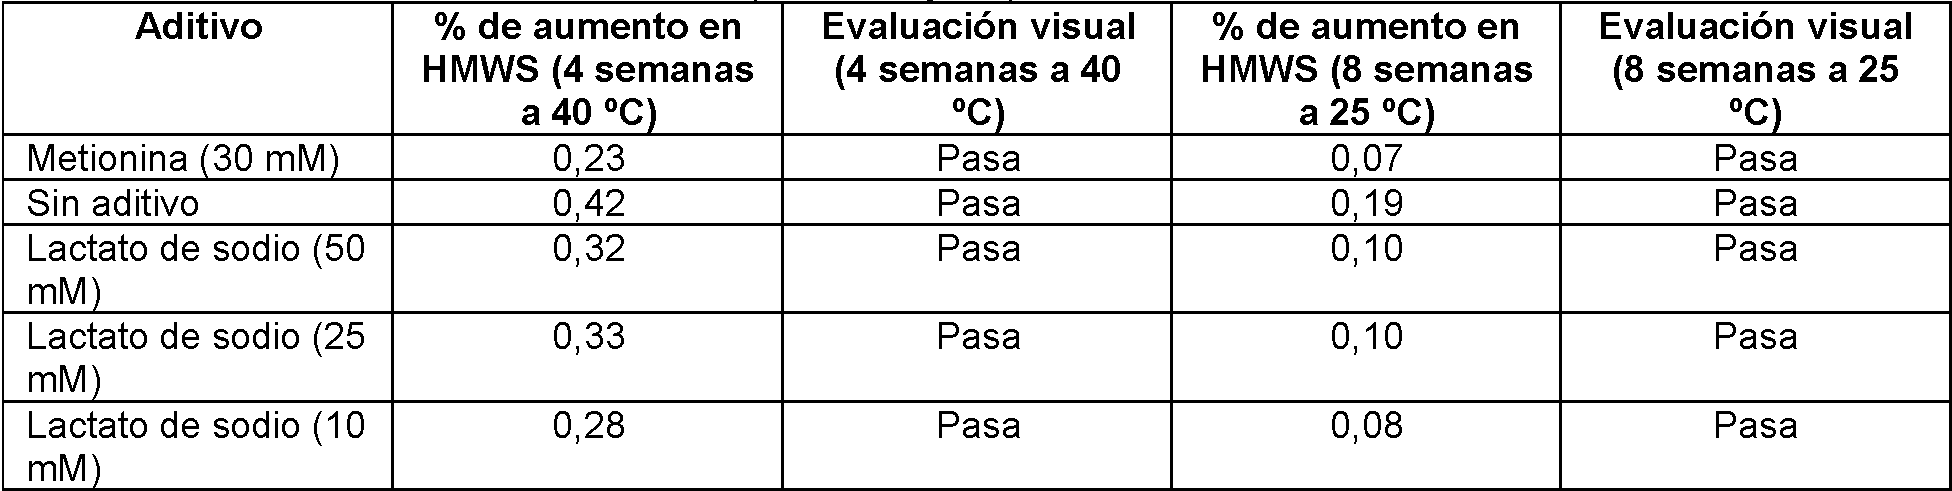
[0090] Los resultados se muestran en la Tabla 2. Se demostró que la tasa de aumento de HMWS fue mayor en ausencia de metionina en comparación con una composición idéntica que contenía metionina (30 mM), lo que confirma el efecto estabilizador de la metionina descrito previamente por otros (EP2238985). También se demostró que el lactato de sodio inhibía la formación de HMWS. El efecto estabilizador del lactato de sodio pareció ser algo más pronunciado a una concentración de 10 mM en comparación con concentraciones más altas (25 mM y 50 mM). Usando lactato de sodio 10 mM, la inhibición de la formación de HMWS fue comparable a la observada usando metionina (30 mM).
Tabla 2. Efecto de la metionina y el lactato de sodio sobre el aumento del % de HMWS y la evaluación visual de las composiciones de tocilizumab después del almacenamiento a 40 °C durante 4 semanas y 25 °C durante 8 semanas. Todas las formulaciones contenían L-histidina (21 mM), L-arginina (100 mM), polisorbato 80 (0,2 mg/ml) y WFI y se ajustaron a pH 6,0. Pasa = solución transparente libre de partículas visibles; No pasa = formación de artículas /u o alescencia
Ejemplo 3: Pruebas de estabilidad adicionales de una formulación a base de lactato
[0091] La estabilidad de tocilizumab se ensayó tanto en la formulación de tipo subcutánea (180 mg/ml) como en la formulación de tipo intravenosa de ACTEMRA® (20 mg/ml) junto a una formulación a base de lactato seleccionada.
[0092] La formulación de tipo subcutáneo (sc) de ACTEMRA® contenía tocilizumab (180 mg/ml), L-histidina (20 mM), L-arginina (100 mM), L-metionina (30 mM), polisorbato 80 (0,2 mg/ml) y agua para inyección (WFI) y se ajustó a pH 6,0.
[0093] La formulación de tipo intravenosa (iv) de ACTEMRA® contenía tocilizumab (20 mg/ml), fosfato disódico dodecahidratado y dihidrógeno fosfato de sodio dihidratado (como un tampón de fosfato 15 mM), polisorbato 80 (0,5 mg/ml), sacarosa (50 mg/ml) y WFI y se ajustó a pH 6,5. Se utilizó la misma composición a base de lactato tanto para las muestras de tocilizumab de 180 mg/ml como para las de 20 mg/ml. La composición contenía L-histidina (21 mM), L-arginina (100 mM), L-lactato de sodio (10 mM) polisorbato 80 (0,2 mg/ml) y WFI y se ajustó a pH 6,0.
[0094] La tasa de formación de HMWS se evaluó mediante cromatografía de exclusión de tamaño. Se utilizó cromatografía de intercambio iónico para evaluar la tasa de formación de especies ácidas y básicas.
[0095] Los resultados relativos a composiciones de tocilizumab de 180 mg/ml se muestran en las Tablas 3 y 4. Ambas muestras pasaron la prueba de evaluación visual después de 4 semanas de incubación a 40 °C (Tabla 3). La tasa de formación de HMWS fue comparable entre la formulación de ACTEMRA® y la formulación a base de lactato (Tabla 3). De manera similar, la tasa de formación de especies ácidas y especies básicas fue comparable entre la formulación de ACTEMRA® y la formulación a base de lactato (Tabla 4).
Tabla 3. Evaluación visual y % de HMWS en formulaciones de tipo sc y basadas en lactato a T = 0 y después de almacenamiento a 40 °C durante 4 semanas. Concentración de tocilizumab = 180 mg/ml. Pasa = solución
=

Tabla 4. Evaluación de especies ácidas y básicas en formulaciones de tipo sc y basadas en lactato a T = 0 y des ués de almacenamiento a 40 °C durante 4 semanas. Concentración de tocilizumab = 180 m /ml

[0096] Los resultados relacionados con las composiciones de tocilizumab de 20 mg/ml se muestran en las Tablas 5 y 6. Ambas muestras pasaron la prueba de evaluación visual después de 4 semanas de incubación a 40 °C (Tabla 5). Parecía haber una ligera disminución en HMWS después de la incubación de 4 semanas a 40 °C, siendo la disminución más pronunciada en la formulación a base de lactato (Tabla 5). La causa de la disminución no está del todo clara y no es seguro si se produjo un grado de disociación de HMWS o si el cambio está dentro del error analítico. En cualquier caso, la incubación a 40 °C no condujo a un aumento de HMWS en ninguna de las dos formulaciones ensayadas. La formulación a base de lactato pareció mostrar una tasa significativamente menor de formación de especies ácidas en comparación con la formulación de tipo intravenoso (Tabla 6). Lo más probable es que esto se deba al diferente pH de la formulación a base de lactato (pH 6,0) y de la formulación de tipo intravenoso (pH 6,5). La diferencia de pH también puede explicar una tasa ligeramente mayor de formación de especies básicas en la formulación a base de lactato en comparación con la formulación de tipo intravenoso. En general, el aumento en las impurezas de carga total (es decir, la suma de especies ácidas y especies básicas) fue considerablemente menor en la formulación a base de lactato en comparación con la formulación de tipo intravenoso después de la incubación a 40 °C (Tabla 6).
Tabla 5. Evaluación visual y % de HMWS en formulaciones de tipo iv y basadas en lactato a T = 0 y después de almacenamiento a 40 °C durante 4 semanas. Concentración de tocilizumab = 20 mg/ml. Pasa = solución r n r n li r rí l vi i l N = f rm i n rí l l n i

Tabla 6. Evaluación de especies ácidas y básicas en formulaciones de tipo iv y basadas en lactato a T = 0 y después de almacenamiento a 40 °C durante 4 semanas. Concentración de tocilizumab = 20 m /ml

Ejemplo 4: Pruebas de estabilidad adicionales de una formulación a base de ácido láctico
[0097] La estabilidad de tocilizumab se ensayó en la formulación de tipo subcutánea (180 mg/ml) de ACTEMRA® junto a una formulación a base de ácido láctico seleccionada.
[0098] Las formulaciones de tipo sc e iv de ACTEMRA® eran idénticas a las del Ejemplo 3. Las evaluaciones de HMWS, especies ácidas y básicas se realizaron como en el Ejemplo 3.
[0099] La misma composición a base de ácido láctico se utiliza tanto para las muestras de tocilizumab de 180 mg/ml como para las muestras de tocilizumab de 20 mg/ml. La composición contenía L-histidina (21 mM), L-arginina (100 mM), ácido L-láctico (10 mM), cloruro de sodio (10 mM), polisorbato 80 (0,2 mg/ml), WFI y se ajustó a pH 6,0.
[0100] Los resultados para las formulaciones que comprenden 180 mg/ml de tocilizumab se muestran en las Tablas 7 a 12. Las muestras se evaluaron después de hasta 8 semanas de incubación a 40 °C (Tablas 7 y 10), hasta 26 semanas de incubación a 25 °C (Tablas 8 y 11) y hasta 26 semanas de incubación a 5 °C (Tablas 9 y 12). Todas las formulaciones pasaron la prueba de evaluación visual independientemente de la duración/temperatura de incubación. La tasa de formación de HMWS fue comparable entre la formulación de ACTEMRA® y la formulación a base de ácido láctico a 25 °C (Tabla 8) y a 5 °C (Tabla 9) y fue ligeramente mayor después de 8 semanas a 40 °C para formulación a base de ácido láctico (Tabla 7). Las tasas de formación de especies ácidas fueron comparables entre la formulación de ACTEMRA® y la formulación a base de ácido láctico a todas las temperaturas (Tablas 10 a 12), así como el nivel general de especies básicas.
Tabla 7. Evaluación visual y % de HMWS en formulaciones de tipo sc y basadas en ácido láctico a T = 0 y después de almacenamiento a 40 °C durante 4 y 8 semanas. Concentración de tocilizumab = 180 mg/ml. Pasa = solución
=

Tabla 8. Evaluación visual y % de HMWS en formulaciones de tipo sc y basadas en ácido láctico a T = 0 y después de almacenamiento a 25 °C durante hasta 26 semanas. Concentración de tocilizumab = 180 mg/ml. Pasa = solución r n r n li r ^ rí l vi i l N = f rm i n rí l l n i

Tabla 9. Evaluación visual y % de HMWS en formulaciones de tipo sc y basadas en ácido láctico a T = 0 y después de almacenamiento a 5 °C durante hasta 26 semanas. Concentración de tocilizumab = 180 mg/ml. Pasa = solución ^ =

Tabla 10. Evaluación de especies ácidas y básicas en formulaciones de tipo sc y basadas en ácido láctico a T = 0 y des ués de almacenamiento a 40 °C durante 4 8 semanas. Concentración de tocilizumab = 180 m /ml

Tabla 11. Evaluación de especies ácidas y básicas en formulaciones de tipo sc y a base de ácido láctico a T = 0 y des ués del almacenamiento a 25 °C durante hasta 26 semanas. Concentración de tocilizumab = 180 m /ml

________ ________


Tabla 12. Evaluación de especies ácidas y básicas en formulaciones de tipo sc y basadas en ácido láctico a T = 0 y después del almacenamiento a 5 °C durante hasta 26 semanas. Concentración de tocilizumab = 180 mg/ml


[0101] Los resultados para las formulaciones que comprenden 20 mg/ml de tocilizumab se muestran en las Tablas 13 a 18. Las muestras se evaluaron en las mismas condiciones que las formulaciones que comprenden 180 mg/ml de tocilizumab. Todas las formulaciones pasaron la prueba de evaluación visual independientemente de la duración/temperatura de incubación. La tasa de formación de HMWS fue comparable entre la formulación de ACTEMRA® y la formulación a base de ácido láctico a 5 °C (Tabla 15) y fue ligeramente mayor después de 8 semanas a 40 °C para la formulación a base de ácido láctico (Tabla 13). Por el contrario, a 25 °C (Tabla 14) el nivel de HMW disminuyó más significativamente en la formulación a base de ácido láctico después de 4 semanas en comparación con la formulación de ACTEMRA®, antes de alcanzar un nivel estable desde la semana 4 hasta la semana 26. La causa de la disminución no está del todo clara, y no es seguro si se produjo un grado de disociación de HMWS o si la diferencia está dentro del error analítico. La formulación a base de ácido láctico pareció mostrar una tasa significativamente menor de formación de especies ácidas en comparación con la formulación de ACTEMRA® a 40 °C y 25 °C (Tablas 16 a 17). Lo más probable es que esto se deba a la diferencia de pH de la formulación a base de ácido láctico (pH 6,0) y de la formulación de ACTEMRA® (pH 6,5). La diferencia de pH también puede explicar una tasa ligeramente mayor de formación de especies básicas en la formulación a base de lactato en comparación con la formulación de tipo intravenoso. Por el contrario, a 5 °C el nivel de especies ácidas y básicas es globalmente estable en el tiempo para ambas formulaciones.
Tabla 13. Evaluación visual y % de HMWS en formulaciones de tipo iv y basadas en lactato a T = 0 y después de almacenamiento a 40 °C durante 8 semanas. Concentración de tocilizumab fue de 20 mg/ml. Pasa = solución
= cencia

Tabla 14. Evaluación visual y % de HMWS en formulaciones de tipo iv y basadas en ácido láctico a T = 0 y después de almacenamiento a 25 °C durante hasta 26 semanas. Concentración de tocilizumab = 20 mg/ml. Pasa = solución ^ = __
S


Tabla 15. Evaluación visual y % de HMWS en formulaciones de tipo iv y basadas en ácido láctico a T = 0 y después de almacenamiento a 5 °C durante hasta 26 semanas. Concentración de tocilizumab = 20 mg/ml. Pasa = solución r n r n li r ^ rí l vii l N = f rm i n rí l l n i

Tabla 16. Evaluación de especies ácidas y básicas en formulaciones de tipo sc y basadas en ácido láctico a T = 0 y des ués de almacenamiento a 40 °C durante 4 8 semanas. Concentración de tocilizumab = 20 m /ml

Tabla 17. Evaluación de especies ácidas y básicas en formulaciones de tipo sc y a base de ácido láctico a T = 0 y des ués del almacenamiento a 25 °C durante hasta 26 semanas. Concentración de tocilizumab = 20 m /ml


Tabla 18. Evaluación de especies ácidas y básicas en formulaciones de tipo iv y basadas en ácido láctico a T = 0 y después del almacenamiento a 5 °C durante hasta 26 semanas. Concentración de tocilizumab = 20 mg/ml


Claims (16)
1. Composición farmacéutica líquida que comprende:
(a) anticuerpo tocilizumab;
(b) un tampón de histidina;
(c) un estabilizador seleccionado entre ácido láctico o sales del mismo;
(d) un aminoácido libre;
(e) un tensioactivo;
(f) agua para inyección; y
(g) opcionalmente una sal,
en la que la composición tiene un pH entre 5,5 y 7,0.
2. Composición farmacéutica líquida, según la reivindicación 1, en la que la composición tiene un pH entre 5,8 y 6,2.
3. Composición farmacéutica líquida, según cualquiera de las reivindicaciones anteriores, en la que el estabilizador es ácido láctico o lactato de sodio.
4. Composición farmacéutica líquida, según cualquiera de las reivindicaciones anteriores, en la que el aminoácido libre es arginina.
5. Composición farmacéutica líquida, según cualquiera de las reivindicaciones anteriores, en la que el tensioactivo es un polisorbato.
6. Composición farmacéutica líquida, según la reivindicación 5, en la que el polisorbato es polisorbato 80.
7. Composición farmacéutica líquida, según cualquiera de las reivindicaciones anteriores, en la que la sal opcional es cloruro de sodio.
8. Composición farmacéutica líquida, según cualquiera de las reivindicaciones anteriores, en la que la composición comprende:
-de 15 a 200 mg/ml de anticuerpo tocilizumab;
- histidina de 10 a 25 mM;
- lactato de sodio o ácido láctico de 5 a 15 mM;
- arginina de 50 a 150 mM
- polisorbato 80 de 0,1 a 0,2 mM
- agua para inyección; y
- opcionalmente cloruro de sodio de 5 a 50 mM.
9. Composición farmacéutica líquida, según cualquiera de las reivindicaciones 1 a 7, en la que la composición comprende:
-de 15 a 200 mg/ml de anticuerpo tocilizumab;
- histidina de 10 a 25 mM;
- lactato de sodio o ácido láctico de 5 a 15 mM;
- arginina de 50 a 150 mM
- polisorbato 80 de 0,1 a 0,2 mM
- agua para inyección; y
- cloruro de sodio de 5 a 50 mM.
10. Procedimiento de fabricación de la composición farmacéutica líquida, según cualquiera de las reivindicaciones 1 a 7, que comprende mezclar un anticuerpo tocilizumab, tampón de histidina, un estabilizador seleccionado entre ácido láctico o sales del mismo, un aminoácido libre, un tensioactivo y opcionalmente un sal.
11. Procedimiento de fabricación de la composición farmacéutica líquida de la reivindicación 8 o la reivindicación 9, que comprende mezclar un anticuerpo tocilizumab, histidina, lactato de sodio o ácido láctico, arginina, polisorbato 80 y el cloruro de sodio opcional.
12. Kit que comprende: (i) la composición farmacéutica líquida, según cualquiera de las reivindicaciones 1 a 9, y (ii) un dispositivo de administración de fármacos;
en el que la composición farmacéutica líquida está contenida opcionalmente en un envase o recipiente separado del dispositivo de administración de fármacos;
opcionalmente en el que el kit comprende además un conjunto de instrucciones con respecto a la administración de la composición farmacéutica líquida.
13. Dispositivo de administración de fármacos que comprende una composición farmacéutica líquida, según cualquiera de las reivindicaciones 1 a 9.
14. Procedimiento de fabricación del dispositivo de administración de fármacos de la reivindicación 13, que comprende incorporar la composición farmacéutica líquida, según cualquiera de las reivindicaciones 1 a 9, dentro de un dispositivo de administración de fármacos.
15. Composición farmacéutica líquida, según cualquiera de las reivindicaciones 1 a 9, para su uso como medicamento.
16. Composición farmacéutica líquida, según cualquiera de las reivindicaciones 1 a 9, para su uso en el tratamiento de artritis reumatoide, artritis idiopática juvenil, arteritis de células gigantes o esclerosis sistémica.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP16196625 | 2016-10-31 | ||
| PCT/EP2017/077793 WO2018078162A1 (en) | 2016-10-31 | 2017-10-30 | Liquid pharmaceutical composition |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2882181T3 true ES2882181T3 (es) | 2021-12-01 |
Family
ID=57218780
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES17797579T Active ES2882181T3 (es) | 2016-10-31 | 2017-10-30 | Composición farmacéutica líquida |
Country Status (16)
| Country | Link |
|---|---|
| US (2) | US11291725B2 (es) |
| EP (2) | EP3532029B1 (es) |
| JP (2) | JP2019536761A (es) |
| KR (1) | KR20190078572A (es) |
| CN (1) | CN110062620B (es) |
| AU (1) | AU2017351805A1 (es) |
| BR (1) | BR112019006853B1 (es) |
| CA (1) | CA3040342A1 (es) |
| DK (1) | DK3532029T3 (es) |
| ES (1) | ES2882181T3 (es) |
| HU (1) | HUE054858T2 (es) |
| MY (1) | MY192532A (es) |
| RU (1) | RU2019116756A (es) |
| SG (1) | SG11201902531QA (es) |
| WO (1) | WO2018078162A1 (es) |
| ZA (1) | ZA201901736B (es) |
Families Citing this family (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| PE20091174A1 (es) | 2007-12-27 | 2009-08-03 | Chugai Pharmaceutical Co Ltd | Formulacion liquida con contenido de alta concentracion de anticuerpo |
| BR112019006853B1 (pt) * | 2016-10-31 | 2021-08-24 | Fresenius Kabi Deutschland Gmbh | Composição farmacêutica líquida, seu método de fabricação, seu uso, kit e dispositivo de liberação de fármaco que a compreendem e método de fabricação do dito dispositivo |
| EP3824906A1 (en) | 2016-12-21 | 2021-05-26 | Amgen Inc. | Anti-tnf alpha antibody formulations |
| WO2020088346A1 (en) * | 2018-10-31 | 2020-05-07 | Mycenax Biotech Inc. | Aqueous pharmaceutical formulations |
| EP4072512A4 (en) * | 2019-12-10 | 2024-01-10 | Mitotech S.A. | POLYMER MATRICES FOR VARIOUS COMPOSITIONS OF MITOCHONDRIALLY DIRECTED ANTIOXIDANTS |
| JP2023517611A (ja) * | 2020-03-10 | 2023-04-26 | ティジアーナ ライフ サイエンシズ パブリック リミティド カンパニー | Il-6/il-6r抗体の組成物及びその使用方法 |
| EP3714902B1 (en) * | 2020-03-13 | 2024-08-28 | LEK Pharmaceuticals d.d. | Stabilization of pharmaceutical compositions comprising polysorbate |
| WO2022006051A1 (en) * | 2020-06-29 | 2022-01-06 | Anovent Pharmaceutical (U.S.), Llc | Formulation of tocilizumab and method for treating covid-19 by inhalation |
| KR20220028972A (ko) * | 2020-08-31 | 2022-03-08 | (주)셀트리온 | 안정한 약제학적 제제 |
| JP2024516293A (ja) * | 2021-05-07 | 2024-04-12 | ドクター レディズ ラボラトリーズ リミテッド | 抗体製剤の安定性を向上させる方法 |
| US20230090654A1 (en) * | 2021-08-24 | 2023-03-23 | Homology Medicines, Inc. | Adeno-associated virus formulations |
| KR20250075749A (ko) * | 2022-08-26 | 2025-05-28 | 아슬란 파마슈티컬스 피티이 엘티디 | 항-il13r 항체의 고농도 제형 |
| KR102554775B1 (ko) | 2023-02-07 | 2023-07-12 | 한국코러스 주식회사 | 히알루로니다제의 안정화제 및 이를 포함하는 히알루로니다제 제형 |
| WO2024257040A1 (en) * | 2023-06-14 | 2024-12-19 | Enzene Biosciences Limited | Composition and stable liquid formulations comprising humanized anti-human interleukin 6 (il-6) receptor monoclonal antibodies |
Family Cites Families (13)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| AU668349B2 (en) | 1991-04-25 | 1996-05-02 | Chugai Seiyaku Kabushiki Kaisha | Reconstituted human antibody against human interleukin 6 receptor |
| US8632778B2 (en) | 2000-08-11 | 2014-01-21 | Chugai Seiyaku Kabushiki Kaisha | Stabilized anti-interleukin-6 antibody-containing preparations |
| WO2003068260A1 (fr) | 2002-02-14 | 2003-08-21 | Chugai Seiyaku Kabushiki Kaisha | Produits pharmaceutiques en solution contenant des anticorps |
| GB0700523D0 (en) * | 2007-01-11 | 2007-02-21 | Insense Ltd | The Stabilisation Of Proteins |
| JP2009034095A (ja) | 2007-07-06 | 2009-02-19 | Sanyo Chem Ind Ltd | タンパク質含有水溶液安定化剤、タンパク質含有水溶液の安定化方法及びタンパク質含有水溶液 |
| UA100245C2 (uk) * | 2007-08-27 | 2012-12-10 | Біогенерікс Аг | Рідка форма г-ксф |
| PE20091174A1 (es) | 2007-12-27 | 2009-08-03 | Chugai Pharmaceutical Co Ltd | Formulacion liquida con contenido de alta concentracion de anticuerpo |
| JO3417B1 (ar) | 2010-01-08 | 2019-10-20 | Regeneron Pharma | الصيغ المستقرة التي تحتوي على الأجسام المضادة لمضاد مستقبل( interleukin-6 (il-6r |
| KR101933197B1 (ko) * | 2010-11-08 | 2018-12-27 | 제넨테크, 인크. | 피하 투여용 항―il―6 수용체 항체 |
| AU2012328524B2 (en) | 2011-10-28 | 2017-05-18 | Excelse Bio, Inc. | Protein formulations containing amino acids |
| CN104520326A (zh) * | 2012-06-21 | 2015-04-15 | Ucb医药有限公司 | 药物制剂 |
| CN102961745B (zh) * | 2012-09-27 | 2015-02-18 | 苏州康聚生物科技有限公司 | 抗体组合物制剂及其应用 |
| BR112019006853B1 (pt) * | 2016-10-31 | 2021-08-24 | Fresenius Kabi Deutschland Gmbh | Composição farmacêutica líquida, seu método de fabricação, seu uso, kit e dispositivo de liberação de fármaco que a compreendem e método de fabricação do dito dispositivo |
-
2017
- 2017-10-30 BR BR112019006853-8A patent/BR112019006853B1/pt active IP Right Grant
- 2017-10-30 RU RU2019116756A patent/RU2019116756A/ru unknown
- 2017-10-30 MY MYPI2019001479A patent/MY192532A/en unknown
- 2017-10-30 ES ES17797579T patent/ES2882181T3/es active Active
- 2017-10-30 HU HUE17797579A patent/HUE054858T2/hu unknown
- 2017-10-30 CA CA3040342A patent/CA3040342A1/en active Pending
- 2017-10-30 EP EP17797579.4A patent/EP3532029B1/en active Active
- 2017-10-30 CN CN201780067178.XA patent/CN110062620B/zh active Active
- 2017-10-30 SG SG11201902531QA patent/SG11201902531QA/en unknown
- 2017-10-30 EP EP21164822.5A patent/EP3964197A1/en active Pending
- 2017-10-30 JP JP2019522329A patent/JP2019536761A/ja active Pending
- 2017-10-30 AU AU2017351805A patent/AU2017351805A1/en not_active Abandoned
- 2017-10-30 DK DK17797579.4T patent/DK3532029T3/da active
- 2017-10-30 KR KR1020197011677A patent/KR20190078572A/ko not_active Ceased
- 2017-10-30 US US16/346,215 patent/US11291725B2/en active Active
- 2017-10-30 WO PCT/EP2017/077793 patent/WO2018078162A1/en not_active Ceased
-
2019
- 2019-03-20 ZA ZA201901736A patent/ZA201901736B/en unknown
-
2022
- 2022-02-24 US US17/680,155 patent/US20220175924A1/en active Pending
- 2022-07-22 JP JP2022117520A patent/JP7473603B2/ja active Active
Also Published As
| Publication number | Publication date |
|---|---|
| JP2019536761A (ja) | 2019-12-19 |
| US20190262450A1 (en) | 2019-08-29 |
| BR112019006853A2 (pt) | 2019-06-25 |
| RU2019116756A (ru) | 2020-11-30 |
| WO2018078162A1 (en) | 2018-05-03 |
| CA3040342A1 (en) | 2018-05-03 |
| US20220175924A1 (en) | 2022-06-09 |
| EP3532029B1 (en) | 2021-04-28 |
| AU2017351805A1 (en) | 2019-04-11 |
| CN110062620A (zh) | 2019-07-26 |
| DK3532029T3 (da) | 2021-06-07 |
| EP3964197A1 (en) | 2022-03-09 |
| RU2019116756A3 (es) | 2021-02-26 |
| US11291725B2 (en) | 2022-04-05 |
| KR20190078572A (ko) | 2019-07-04 |
| MY192532A (en) | 2022-08-26 |
| EP3532029A1 (en) | 2019-09-04 |
| SG11201902531QA (en) | 2019-05-30 |
| CN110062620B (zh) | 2023-12-05 |
| JP7473603B2 (ja) | 2024-04-23 |
| JP2022166006A (ja) | 2022-11-01 |
| ZA201901736B (en) | 2020-11-25 |
| BR112019006853B1 (pt) | 2021-08-24 |
| HUE054858T2 (hu) | 2021-10-28 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7473603B2 (ja) | 液体医薬組成物 | |
| US20240150479A1 (en) | Liquid Pharmaceutical Composition Comprising an Anti-IL-6 Receptor Antibody | |
| ES2687600T3 (es) | Composición farmacéutica líquida | |
| TWI857996B (zh) | 含高濃度抗vegf抗體之蛋白質溶液配製物 | |
| ES2815598T3 (es) | Composición farmacéutica líquida | |
| ES2806946T3 (es) | Composición farmacéutica estable de la proteína de fusión TNFR:Fc etanercept | |
| JP7215555B2 (ja) | PEG化抗ヒトNGF抗体Fab’フラグメント含有医薬組成物 | |
| KR102582560B1 (ko) | 아나킨라를 포함하는 조성물 | |
| ES2833506T3 (es) | Composición farmacéutica líquida | |
| ES2986026T3 (es) | Formulación acuosa, formulación acuosa en inyector, agente desagregante de proteínas de anticuerpos y método de desagregación de proteínas de anticuerpos | |
| HK40005809B (en) | Liquid pharmaceutical composition | |
| ES2956008T3 (es) | Composición de estabilidad mejorada de Etanercept | |
| HK1095534A1 (en) | Pharmaceutical preparation containing an antibody against the egf receptor | |
| HK1095534B (en) | Pharmaceutical preparation containing an antibody against the egf receptor |