ES2901795T3 - Métodos y composiciones relacionadas con la toxicidad asociada con la terapia celular - Google Patents
Métodos y composiciones relacionadas con la toxicidad asociada con la terapia celular Download PDFInfo
- Publication number
- ES2901795T3 ES2901795T3 ES16822558T ES16822558T ES2901795T3 ES 2901795 T3 ES2901795 T3 ES 2901795T3 ES 16822558 T ES16822558 T ES 16822558T ES 16822558 T ES16822558 T ES 16822558T ES 2901795 T3 ES2901795 T3 ES 2901795T3
- Authority
- ES
- Spain
- Prior art keywords
- cases
- concentration
- subject
- risk
- cells
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- G—PHYSICS
- G01—MEASURING; TESTING
- G01N—INVESTIGATING OR ANALYSING MATERIALS BY DETERMINING THEIR CHEMICAL OR PHYSICAL PROPERTIES
- G01N33/00—Investigating or analysing materials by specific methods not covered by groups G01N1/00 - G01N31/00
- G01N33/48—Biological material, e.g. blood, urine; Haemocytometers
- G01N33/50—Chemical analysis of biological material, e.g. blood, urine; Testing involving biospecific ligand binding methods; Immunological testing
- G01N33/68—Chemical analysis of biological material, e.g. blood, urine; Testing involving biospecific ligand binding methods; Immunological testing involving proteins, peptides or amino acids
- G01N33/6863—Cytokines, i.e. immune system proteins modifying a biological response such as cell growth proliferation or differentiation, e.g. TNF, CNF, GM-CSF, lymphotoxin, MIF or their receptors
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K40/00—Cellular immunotherapy
- A61K40/10—Cellular immunotherapy characterised by the cell type used
- A61K40/11—T-cells, e.g. tumour infiltrating lymphocytes [TIL] or regulatory T [Treg] cells; Lymphokine-activated killer [LAK] cells
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K40/00—Cellular immunotherapy
- A61K40/30—Cellular immunotherapy characterised by the recombinant expression of specific molecules in the cells of the immune system
- A61K40/31—Chimeric antigen receptors [CAR]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K40/00—Cellular immunotherapy
- A61K40/40—Cellular immunotherapy characterised by antigens that are targeted or presented by cells of the immune system
- A61K40/41—Vertebrate antigens
- A61K40/42—Cancer antigens
- A61K40/4202—Receptors, cell surface antigens or cell surface determinants
- A61K40/421—Immunoglobulin superfamily
- A61K40/4211—CD19 or B4
-
- G—PHYSICS
- G01—MEASURING; TESTING
- G01N—INVESTIGATING OR ANALYSING MATERIALS BY DETERMINING THEIR CHEMICAL OR PHYSICAL PROPERTIES
- G01N33/00—Investigating or analysing materials by specific methods not covered by groups G01N1/00 - G01N31/00
- G01N33/48—Biological material, e.g. blood, urine; Haemocytometers
- G01N33/50—Chemical analysis of biological material, e.g. blood, urine; Testing involving biospecific ligand binding methods; Immunological testing
- G01N33/68—Chemical analysis of biological material, e.g. blood, urine; Testing involving biospecific ligand binding methods; Immunological testing involving proteins, peptides or amino acids
- G01N33/6863—Cytokines, i.e. immune system proteins modifying a biological response such as cell growth proliferation or differentiation, e.g. TNF, CNF, GM-CSF, lymphotoxin, MIF or their receptors
- G01N33/6866—Interferon
-
- G—PHYSICS
- G01—MEASURING; TESTING
- G01N—INVESTIGATING OR ANALYSING MATERIALS BY DETERMINING THEIR CHEMICAL OR PHYSICAL PROPERTIES
- G01N33/00—Investigating or analysing materials by specific methods not covered by groups G01N1/00 - G01N31/00
- G01N33/48—Biological material, e.g. blood, urine; Haemocytometers
- G01N33/50—Chemical analysis of biological material, e.g. blood, urine; Testing involving biospecific ligand binding methods; Immunological testing
- G01N33/68—Chemical analysis of biological material, e.g. blood, urine; Testing involving biospecific ligand binding methods; Immunological testing involving proteins, peptides or amino acids
- G01N33/6863—Cytokines, i.e. immune system proteins modifying a biological response such as cell growth proliferation or differentiation, e.g. TNF, CNF, GM-CSF, lymphotoxin, MIF or their receptors
- G01N33/6869—Interleukin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K2239/00—Indexing codes associated with cellular immunotherapy of group A61K40/00
- A61K2239/31—Indexing codes associated with cellular immunotherapy of group A61K40/00 characterized by the route of administration
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K2239/00—Indexing codes associated with cellular immunotherapy of group A61K40/00
- A61K2239/38—Indexing codes associated with cellular immunotherapy of group A61K40/00 characterised by the dose, timing or administration schedule
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K2239/00—Indexing codes associated with cellular immunotherapy of group A61K40/00
- A61K2239/46—Indexing codes associated with cellular immunotherapy of group A61K40/00 characterised by the cancer treated
- A61K2239/48—Blood cells, e.g. leukemia or lymphoma
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K14/00—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- C07K14/435—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- C07K14/705—Receptors; Cell surface antigens; Cell surface determinants
- C07K14/70503—Immunoglobulin superfamily
- C07K14/7051—T-cell receptor (TcR)-CD3 complex
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2319/00—Fusion polypeptide
- C07K2319/01—Fusion polypeptide containing a localisation/targetting motif
- C07K2319/03—Fusion polypeptide containing a localisation/targetting motif containing a transmembrane segment
Landscapes
- Life Sciences & Earth Sciences (AREA)
- Health & Medical Sciences (AREA)
- Immunology (AREA)
- Engineering & Computer Science (AREA)
- Molecular Biology (AREA)
- Chemical & Material Sciences (AREA)
- Hematology (AREA)
- Cell Biology (AREA)
- Urology & Nephrology (AREA)
- Biomedical Technology (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Microbiology (AREA)
- Biotechnology (AREA)
- Biochemistry (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Pathology (AREA)
- General Physics & Mathematics (AREA)
- Food Science & Technology (AREA)
- Analytical Chemistry (AREA)
- Physics & Mathematics (AREA)
- Veterinary Medicine (AREA)
- Animal Behavior & Ethology (AREA)
- Epidemiology (AREA)
- Public Health (AREA)
- Investigating Or Analysing Biological Materials (AREA)
- Measuring Or Testing Involving Enzymes Or Micro-Organisms (AREA)
- Oncology (AREA)
- Mycology (AREA)
- Pharmacology & Pharmacy (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
Un método para predecir un riesgo de desarrollar toxicidad asociada con la terapia celular en un sujeto, comprendiendo el método: (a) detectar un parámetro individualmente, para cada biomarcador en un panel de biomarcadores que comprende una primera y una segunda citoquina, siendo la primera y la segunda citoquina: TGF-beta y IL-6, TGF-beta e IL-15, o IL-6 e IL-15, en una muestra biológica derivada de un sujeto al que se le ha administrado una terapia celular que comprende la administración de una dosis de linfocitos T que expresan un receptor recombinante para tratamiento de una enfermedad o afección en el sujeto, en donde dicha enfermedad o afección es un linfoma no Hodgkin (LNH); en donde el parámetro es una concentración o concentración relativa y la detección de cada concentración o concentración relativa, comprende individualmente la detección directa de la concentración o concentración relativa en la muestra biológica, o la detección de la concentración o concentración relativa indirectamente, en una muestra de prueba obtenida de dicha muestra biológica; y en donde la muestra biológica se ha obtenido del sujeto no más de catorce, no más de diez, no más de cinco o no más de tres días después de la administración de las células; y (b) comparar la concentración o concentración relativa detectada para cada biomarcador del panel, individualmente, con una concentración de referencia en donde la comparación indica si el sujeto está en riesgo de desarrollar toxicidad, que es neurotoxicidad, que opcionalmente es neurotoxicidad grave, y/o un grado de riesgo de desarrollar dicha toxicidad, donde (i) si la concentración detectada o la concentración relativa para cada una de las primeras y segundas citoquinas, individualmente, cumple con una clasificación, entonces la comparación indica que el sujeto está en riesgo de sufrir la toxicidad y/o que el riesgo está por encima del nivel umbral de riesgo; o (ii) si la concentración detectada o la concentración relativa para las citoquinas primera y segunda no cumplen con una clasificación, entonces la comparación indica que el sujeto no está en riesgo de toxicidad y/o que el riesgo no está por encima del nivel umbral de riesgo; o (iii) si la concentración detectada o la concentración relativa para sólo una de las citoquinas primera y segunda no cumple con la clasificación, opcionalmente, comprendiendo el método además: A) detectar una concentración o concentración relativa para al menos un tercer biomarcador en una muestra de biomarcador derivada del sujeto, en donde la muestra biológica es o se ha derivado del sujeto no más de tres días después de la administración de las células; y B) comparar la concentración detectada o la concentración relativa para el tercer biomarcador con una tercera concentración de referencia, indicando así si el sujeto está en riesgo de desarrollar neurotoxicidad severa y/o un grado de riesgo de desarrollar neurotoxicidad severa, donde para cada uno de (i) a (iii) la clasificación se selecciona de: I) para TGF-beta, menor que la concentración de referencia de TGF-beta; II) para IL-6, mayor que la concentración de referencia de IL-6; y/o III) para IL-15, mayor que la concentración de referencia de IL-15.
Description
DESCRIPCIÓN
Métodos y composiciones relacionadas con la toxicidad asociada con la terapia celular
Referencia cruzada a solicitudes relacionadas
[0001] Esta solicitud reivindica prioridad de la solicitud provisional de Estados Unidos N° 62/263,612, presentada el 4 de diciembre de 2015, titulada "Methods and Compositions Related to Toxicity Associated with Cell Therapy", y la solicitud provisional EE. UU. N° 62/417.284, presentada el 3 de noviembre de 2016, titulada " Methods and Compositions Related to Toxicity Associated with Cell Therapy".
Declaración del interés del Gobierno
[0002] Esta invención se realizó con apoyo del gobierno con CA136551 otorgado por los Institutos Nacionales de Salud. El gobierno tiene ciertos derechos en la invención.
Listado de secuencias
[0003] La presente solicitud se presenta junto con un Listado de Secuencias en formato electrónico. La lista de secuencias se proporciona como un archivo titulado 735042004540seqlist.txt, creado el 2 de diciembre de 2016, que tiene un tamaño de 17.707 bytes.
Campo
[0004] La presente divulgación proporciona métodos, kits y composiciones relacionadas con la toxicidad asociada con la administración de terapia celular para el tratamiento de enfermedades o afecciones, p. ej., cáncer, incluidos métodos para su uso en la predicción y el tratamiento de una toxicidad. En algunos casos, la toxicidad es una neurotoxicidad o síndrome de tormenta de citoquinas (STC), como una neurotoxicidad grave o un STC grave. Los métodos generalmente implican detectar un parámetro de un biomarcador o individualmente un parámetro de cada biomarcador en un panel de biomarcadores, como una concentración, cantidad o actividad, y comparar el parámetro detectado con un valor de referencia para el parámetro para determinar si el sujeto es en riesgo de desarrollar toxicidad, como neurotoxicidad o STC o neurotoxicidad grave o STC grave. En algunos casos, los métodos implican además la administración de un agente o terapia para tratar, mejorar, prevenir, retrasar y/o atenuar el desarrollo de la toxicidad, como neurotoxicidad o STC, como neurotoxicidad grave o STC grave.
Antecedentes
[0005] Varios métodos están disponibles para la terapia celular adoptiva utilizando células modificadas que expresan receptores recombinantes, tales como el receptor de antígeno quimérico (CARs). Se necesitan métodos mejorados, p. ej., para reducir el riesgo de toxicidad y/o aumentar la eficacia, p. ej., aumentando la exposición del sujeto a las células administradas, p. ej., mejorando la expansión y/o persistencia de las células administradas. Se describen métodos, composiciones y artículos de fabricación que satisfacen tales necesidades.
Teachey DT et al, " Biomarkers Accurately Predict Cytokine Release Syndrome (STC) after Chimeric Antigen Receptor (CAR) T Cell Therapy for Acute Lymphoblastic Leukemia (LLA)", Blood, 57a Reunión Anual de la Sociedad Estadounidense de Hematología, Orlando, FL, Estados Unidos, diciembre de 2015 vol. 126, N° 23 describe un método para gestionar el riesgo relacionado con el STC en sujetos tratados con CAR-T midiendo el nivel de una combinación de citoquinas y determinando si el sujeto está en riesgo de desarrollar STC, en donde se administra tocilizumab a dichos sujetos.
Turtle C.J. et al, " Addition of Fludarabine to Cyclophosphamide Lymphodepletion Improves In Vivo Expansion of CD19 Chimeric Antigen Receptor-Modified T Cells and Clinical Outcome in Adults with B Cell Acute Lymphoblastic Leukemia", Blood, 57a Reunión Anual de la Sociedad Estadounidense de Hematología, Orlando, FL, EE. UU, diciembre de 2015 vol. 126, N° 23 describe de manera similar un panel de citoquinas como biomarcadores para probar estrategias de intervención temprana para prevenir la neurotoxicidad. Lee D.W. et. al, " Current concepts in the diagnosis and management of cytokine release syndrome", Blood, EE. UU, vol. 124, N° 2, páginas 188-195 describe de manera similar un panel de citoquinas para clasificar la gravedad de STC en pacientes y un algoritmo de tratamiento para el manejo de la gravedad basada en STC con el fin de limitar la administración de terapia inmunosupresora a pacientes en riesgo de sufrir consecuencias mortales del síndrome.
Xu Xiao-Ju et al, "Cytokine release syndrome in cancer immunotherapy with chimeric antigen receptor engineered T cells", Cancer Letters, Nueva York, NY EE. UU. vol. 343, N° 2, páginas 172-178 describe de manera similar la detección de niveles de citoquinas para evaluar la toxicidad del tratamiento con células T de CAR y decidir si se requiere un tratamiento contra la toxicidad.
Davila, M.L. et al "Efficacy and Toxicity Management of 19-28z CAR T Cell Therapy in B Cell Acute Lymphoblastic Leukemia", Science Translational Medicine, vol. 6, N° 224, páginas 224ra25 - 224ra25, e igualmente Dupont N. C. et al, "Validation and comparison of luminex multiplex cytokine analysis kits with
ELISA: Determinations of a panel of nine cytokines in clinical sample culture supernatants", Journal of Reproductive Immunology vol. 66, N° 2, páginas 175-191,
tienen criterios de diagnóstico definidos para el STC grave con el objetivo de identificar mejor el subconjunto de pacientes que probablemente requerirán una intervención terapéutica para frenar el STC. La detección de biomarcadores como las citoquinas pertenece a estos criterios de diagnóstico.
Resumen
[0006] La invención se expone en el conjunto de reivindicaciones adjuntas. La invención proporciona un método para predecir un riesgo de desarrollar toxicidad asociada con la terapia celular en un sujeto, comprendiendo el método:
(a) detectar un parámetro individualmente, para cada biomarcador en un panel de biomarcadores que comprende una primera y una segunda citoquina, siendo la primera y la segunda citoquina: TGF-beta e IL-6, TGF-beta e IL-15, o IL-6 e IL-15, en una muestra biológica derivada de un sujeto al que se le ha administrado una terapia celular que comprende la administración de una dosis de células T que expresan un receptor recombinante para el tratamiento de una enfermedad o afección en el sujeto, en donde dicha enfermedad o afección es un linfoma no Hodgkin (LNH); donde el parámetro es una concentración o concentración relativa y la detección de cada concentración o concentración relativa, comprende individualmente la detección directa de la concentración o concentración relativa en la muestra biológica, o la detección de la concentración o concentración relativa indirectamente, en una muestra de prueba obtenida de dicha muestra biológica. muestra y en donde la muestra biológica se ha obtenido del sujeto no más de catorce, no más de diez, no más de cinco o no más de tres días después de la administración de las células; y
(b) comparar la concentración o concentración relativa detectada para cada biomarcador del panel, individualmente, con una concentración de referencia en donde la comparación indica si el sujeto está en riesgo de desarrollar toxicidad, que es neurotoxicidad, que opcionalmente es neurotoxicidad grave, y/o un grado de riesgo de desarrollar dicha toxicidad, donde
(i) si la concentración detectada o la concentración relativa para cada una de las primeras y segundas citoquinas, individualmente, cumple con una clasificación, entonces la comparación indica que el sujeto está en riesgo de sufrir la toxicidad y/o que el riesgo está por encima del nivel umbral de riesgo; o
(ii) si la concentración detectada o la concentración relativa para las citoquinas primera y segunda no cumplen con una clasificación, entonces la comparación indica que el sujeto no está en riesgo de toxicidad y/o que el riesgo no está por encima del nivel umbral de riesgo; o
(iii) si la concentración detectada o la concentración relativa para solo una de las citoquinas primera y segunda no cumple con la clasificación, opcionalmente, comprendiendo el método además:
A) detectar una concentración o concentración relativa para al menos un tercer biomarcador en una muestra de biomarcador derivada del sujeto, en donde la muestra biológica es o se ha derivado del sujeto no más de tres días después de la administración de las células; y B) comparar la concentración detectada o la concentración relativa para el tercer biomarcador con una tercera concentración de referencia, indicando así si el sujeto está en riesgo de desarrollar neurotoxicidad severa y/o un grado de riesgo de desarrollar neurotoxicidad severa,
donde para cada uno de (i) a (iii) la clasificación se selecciona de: I) para TGF-beta, menos que la concentración de referencia de TGF-beta; II) para IL-6, más que la concentración de referencia de IL-6; y/o III) para IL-15, más que la concentración de referencia de IL-15.
[0007] Las formas de realización de la invención se describen a continuación en algunos de los casos. La siguiente divulgación proporciona en algunos casos métodos para mejorar el desarrollo de toxicidad, tal como neurotoxicidad grave o STC grave, en un sujeto tras la administración de una terapia celular adoptivas, p. ej., terapia celular CAR-T. En algunos aspectos, los métodos implican detectar un parámetro para un biomarcador o, individualmente, para cada biomarcador en un panel de biomarcadores en una muestra biológica. En algunos casos, la muestra biológica se deriva de un sujeto en un momento en donde el sujeto presenta o no un signo o síntoma físico de neurotoxicidad grave o STC grave. En algunos aspectos, el parámetro se detecta directamente en la muestra biológica o indirectamente en una muestra de prueba obtenida de la muestra biológica. En algunos casos, el método implica comparar el parámetro detectado para el biomarcador o cada uno de los biomarcadores en el panel, individualmente, con un valor de referencia para el parámetro. En algunos casos, la comparación indica si el sujeto está o no en riesgo de desarrollar una toxicidad y/o indica un grado de riesgo de desarrollar una toxicidad. En algunos casos, la toxicidad es neurotoxicidad o neurotoxicidad grave. En algunos casos, la toxicidad está relacionada con el síndrome de tormenta de citoquinas (STC) o STC grave. En algunos casos, si la comparación indica que el sujeto está en riesgo de desarrollar la toxicidad y/o indica que el riesgo está por encima de un nivel umbral, el método implica administrar al sujeto un agente o terapia que sea capaz de tratar, prevenir, retrasar o atenuar el desarrollo de la toxicidad.
[0008] En algunos casos, el parámetro para el biomarcador o cada uno de los paneles de biomarcadores, individualmente, es una concentración, cantidad, nivel, concentración relativa, cantidad relativa o actividad. En algunos casos, el parámetro para el biomarcador o cada uno de los paneles de biomarcadores, individualmente, es una concentración, cantidad, nivel, concentración relativa o cantidad relativa.
[0009] En algunos casos, la comparación con el valor de referencia, o cada una de las comparaciones a cada uno de los valores de referencia, determina de ese modo un valor relativo para el parámetro, en comparación con el valor de referencia. En algunos aspectos, el valor relativo o la combinación de los mismos indica si el sujeto está en riesgo. En algunos casos, el valor relativo es un porcentaje o un aumento o un porcentaje o una disminución, en comparación con el valor de referencia, o es una indicación de que el parámetro está en, dentro, por encima o por debajo del valor de referencia. En algunos casos, el valor de referencia contiene un rango de valores. En algunos casos, el valor relativo es una indicación de que el parámetro detectado está dentro del rango o no está dentro del rango.
[0010] En algunos casos, en el momento de la detección, la comparación o la administración, el sujeto ha recibido o está recibiendo una terapia celular para el tratamiento de una enfermedad o afección en el sujeto. En algunos casos, la terapia celular está asociada con la toxicidad o es capaz de inducirla. En algunos aspectos, la terapia celular es una terapia celular adoptiva. En algunos casos, la terapia celular incluye la administración de una dosis de células que expresan un receptor recombinante para tratar una enfermedad o afección en el sujeto.
[0011] En este documento, en algunos aspectos se proporcionan métodos de tratamiento que implican la administración de una terapia celular a un sujeto que tiene una enfermedad o afección que contiene una dosis de las células que expresan un receptor recombinante. En algunos aspectos, los métodos implican detectar un parámetro para un biomarcador o, individualmente, para cada biomarcador en un panel de biomarcadores en una muestra biológica. En algunos casos, la muestra biológica se deriva de un sujeto en un momento en donde el sujeto no presenta o no presentó un signo o síntoma físico de toxicidad, tal como neurotoxicidad severa o STC severa. En algunos aspectos, el parámetro se detecta directamente en la muestra biológica o indirectamente en una muestra de prueba obtenida de la muestra biológica. En algunos casos, el método implica comparar el parámetro detectado para el biomarcador, o cada uno de los biomarcadores en el panel, con un valor de referencia para el parámetro. En algunos casos, la comparación indica si el sujeto está o no en riesgo de desarrollar una toxicidad y/o indica un grado de riesgo de desarrollar una toxicidad. En algunos casos, la toxicidad es neurotoxicidad o neurotoxicidad grave. En algunos casos, la toxicidad es STC o STC grave. En algunos casos, si la comparación indica que el sujeto está en riesgo de desarrollar la toxicidad y/o indica que el riesgo está por encima de un nivel umbral, el método implica administrar al sujeto un agente o terapia que sea capaz de tratar, prevenir, retrasar o atenuar el desarrollo de la toxicidad.
[0012] En algunos casos, el sujeto no exhibe una señal física o síntoma de la neurotoxicidad o STC o no exhibe una señal física o síntoma de neurotoxicidad grave o STC en el momento de la detección, la comparación o la administración del agente o terapia.
[0013] En este documento, en algunos casos se proporcionan los métodos de diagnóstico o predicción de un riesgo de desarrollar neurotoxicidad o STC asociados con la terapia celular en un sujeto. En algunos casos, los métodos implican detectar un nivel, cantidad, cantidad relativa, concentración o concentración relativa de un biomarcador, o de cada biomarcador en un panel de biomarcadores, en una muestra biológica derivada de un sujeto al que se le ha administrado una terapia celular para el tratamiento de una enfermedad o afección en el sujeto. En algunos aspectos, el biomarcador o cada biomarcador se detecta directamente en la muestra biológica, o se detecta indirectamente en una muestra de prueba obtenida de la muestra biológica. En algunos casos, la muestra biológica es o se ha derivado del sujeto no más de tres días después de la administración de las células. En algunos casos, el método implica comparar el nivel detectado, cantidad, cantidad relativa, concentración o concentración relativa del biomarcador o de cada uno del panel de biomarcadores con un valor de referencia, determinando así un valor de comparación para el biomarcador o panel de biomarcadores. En algunos casos, la comparación indica si el sujeto tiene riesgo de desarrollar neurotoxicidad grave o STC y/o un grado de riesgo de desarrollar neurotoxicidad grave o STC. En algunos aspectos, si el valor de comparación o combinación de los mismos indica que el sujeto está en riesgo de desarrollar neurotoxicidad grave o STC, el método diagnostica o predice de ese modo un riesgo de neurotoxicidad o STC y/o un nivel de riesgo de los mismos.
[0014] En algunos casos, el parámetro para el biomarcador o el parámetro para uno o más o cada uno del panel de biomarcadores, individualmente, es un nivel sérico pico del biomarcador dentro de un período de tiempo definido, que opcionalmente está dentro de 1,2, 3, 4, 5, 6,7, 8, 9, 10, 12, 15, 18, 21, 24, 27 y/o 30 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores, en donde el nivel sérico máximo es el nivel sérico más alto del biomarcador dentro del período definido.
[0015] En algunos casos, el sujeto no exhibe una señal física o síntoma de la neurotoxicidad o STC o no exhibe una señal física o síntoma de neurotoxicidad grave o STC en el momento de la detección, comparación, diagnóstico o predección.
[0016] En algunos casos, se obtiene la muestra biológica o ha sido obtenida del sujeto no más de 3 días después de la administración de la terapia celular, o una primera administración de la terapia celular, o una primera administración
o la dosis de la misma o después de la iniciación de cualquiera de los anteriores. En algunos casos, se obtiene la muestra biológica o se ha obtenido del sujeto no más de 2 días después de la administración de la terapia celular, o una primera administración o la dosis de la misma, o después de la iniciación de cualquiera de los anteriores. En algunos aspectos, la muestra biológica se obtiene o se ha obtenido del sujeto no más de 1 día después de la administración de la terapia celular o una primera administración o dosis de la misma al sujeto, o más de 4 horas después del inicio de cualquiera de los precedente. En algunos casos, la muestra biológica se obtiene o se ha obtenido del sujeto más de 4 horas después de la administración de la terapia celular o más de 4 horas después de la primera administración o dosis de la misma al sujeto, o más de 4 horas después del inicio de cualquiera de los anteriores.
[0017] En algunos casos, la toxicidad es la neurotoxicidad, y/o la toxicidad es neurotoxicidad grave y/o la neurotoxicidad grave es un grado 3 o superior neurotoxicidad. En algunos casos, la toxicidad es STC y/o la toxicidad es STC grave y/o la STC grave es STC de grado 3 o superior.
[0018] En algunos casos, la terapia celular implica la administración de una dosis de células que expresan un receptor recombinante. En algunos casos, la dosis de células contiene un número de células entre aproximadamente 0,5 x 10⁶ células/kg de peso corporal del sujeto y 3 x 10⁶ células/kg, entre aproximadamente 0,75 x 10⁶ células/kg y 2,5 x 10⁶ células/kg o entre aproximadamente 1 x 10⁶ células/kg y 2 x 10⁶ células/kg, cada uno inclusive. En algunos casos, la dosis de células comprende un número de células entre aproximadamente 1 X 10⁵ células/kg y 5 x 10⁷ células/kg, 2 X 10⁵ células/kg y 2 x 10⁷ células/kg, 2 X 10⁵ células/kg y 1 x 10⁷ células/kg, 2 X 10⁵ células/kg y 5 x 10⁶ células/kg, 2 X 10⁵ células/kg y 2 x 10⁶ células/kg o 2 X 10⁵ células/kg y 1 x 10⁶ células/kg, cada uno inclusive.
[0019] En algunos casos, el procedimiento implica además, si se predice que el sujeto está en un riesgo de o diagnosticado con la toxicidad, alterando el tratamiento de la terapia celular. En algunos aspectos, alterar el tratamiento incluye interrumpir el tratamiento de la terapia celular, administrar una terapia celular diferente para tratar la enfermedad o afección, administrar un tratamiento para tratar la enfermedad o afección que no sea la terapia celular, administrar una dosis posterior de células en combinación con un segundo agente terapéutico o tratamiento para la enfermedad o afección, administrando una dosis posterior de células que se reduce en comparación con la dosis anterior de células, o disminuyendo la frecuencia de administración de la terapia celular.
[0020] En algunos casos, el procedimiento implica además, si el sujeto es diagnosticado con o se predice que está en un riesgo o por encima del nivel umbral para el desarrollo de la toxicidad, la administración de un agente que trata la toxicidad, p. ej., neurotoxicidad o STC, y/o un agente que previene, retrasa o atenúa el desarrollo o riesgo de desarrollar toxicidad, p. ej., neurotoxicidad o STC.
[0021] En algunos casos, el biomarcador o uno o más o la totalidad del panel de biomarcadores incluyen una citoquina o una pluralidad de citoquinas.
[0022] En algunos casos, la citoquina o la pluralidad de citoquinas se selecciona de entre factor de crecimiento transformante beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma) y proteína quimioatrayente de monocitos-1 (MCP-1).
[0023] En algunos casos, el panel de biomarcadores incluye al menos 2 citoquinas o al menos 3 citoquinas. En algunos casos, los al menos dos biomarcadores incluyen IL-15 e IL-6. En algunos casos, el biomarcador o panel de biomarcadores incluye IL-6. En algunos casos, el biomarcador o biomarcadores incluyen el panel y el parámetro para cada uno de los biomarcadores en el panel se detecta de forma simultánea o secuencial, en la misma muestra biológica o muestra de prueba, o en diferentes muestras de prueba obtenidas del sujeto o la muestra biológica.
[0024] En algunos casos, el valor de referencia se basa en, o ha sido predeterminado utilizar información obtenida de la evaluación de una curva ROC del uno o más biomarcadores en una población de sujetos enfermos que tienen un cáncer tratado con una terapia celular. En algunos casos, el valor de referencia es un valor, p. ej., un valor umbral y/o un valor de sensibilidad y/o especificidad óptimas, que se puede establecer en base al Índice de Youden.
[0025] En algunos casos, el valor de referencia para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno del panel de biomarcadores, ha sido seleccionado para o proporciona una sensibilidad o sensibilidad neta de más de 0,50, más de 0,60, más de 0,70, más de 0,80, más de 0,90 o más de 0,95. En algunos casos, el valor de referencia para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno de los paneles de biomarcadores, se ha seleccionado o proporciona una especificidad o especificidad neta superior a 0,50, superior a 0,60, superior a 0,70, superior a 0,80, superior a 0,90 o superior a 0,95. En algunos aspectos, el valor de referencia para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno de los paneles de biomarcadores, ha sido seleccionado o proporciona un área bajo la curva (AUC) en un análisis ROC para el biomarcador o panel de biomarcadores superior a 0,80, superior a 0,85, superior a 0,90 o superior a 0,95.
[0026] En algunos casos, el valor de referencia para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno del panel de biomarcadores, se selecciona para proporcionar una sensibilidad o sensibilidad neta de más de 0,80, más de 0,85, más de 0,90 o más de 0,95. En algunos casos, el valor de referencia
para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno de los paneles de biomarcadores, se selecciona para proporcionar una especificidad o especificidad neta mayor que 0,60, mayor que 0,70, mayor que 0,80, mayor que 0,90 o mayor que 0,95. En algunos casos, el valor de referencia para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno de los paneles de biomarcadores, se selecciona para proporcionar un AUC en un análisis ROC superior a 0,85, superior a 0,90 o superior a 0,95.
[0027] En algunos aspectos, la enfermedad o afección es un cáncer. En algunos casos, la enfermedad o afección es una leucemia o un linfoma. En algunos casos, la enfermedad o afección es un linfoma no Hodgkin (LNH).
[0028] En algunos casos, el biomarcador o panel de biomarcadores incluye uno o una combinación de citoquinas, incluyendo al menos una citoquina seleccionada de entre TGF-beta, IL-6 e IL-15. En algunos casos, si el parámetro para la citocina o, en el caso de la combinación, para al menos una, al menos dos, o al menos tres de las citoquinas seleccionadas entre TGF-beta, IL-6 e IL-15, individualmente, cumplir con una clasificación seleccionada de: i) para TGF-beta, menor que el valor de referencia de TGF-beta; ii) para IL-6, mayor que el valor de referencia de IL-6; y/o iii) para IL-15, mayor que el valor de referencia de IL-15, entonces la comparación indica que el sujeto está en riesgo de toxicidad y/o que el riesgo está por encima del nivel umbral de riesgo.
[0029] En algunos aspectos, la al menos una, al menos dos, o al menos tres de las citoquinas es al menos dos de las citoquinas. En algunos casos, la al menos una, al menos dos o al menos tres de las citoquinas es al menos tres de las citoquinas.
[0030] En algunos casos, el biomarcador o panel de biomarcadores incluye el panel de biomarcadores. En algunos de estos casos, el panel de biomarcadores incluye una primera y una segunda citocina, siendo la primera y la segunda citocina: TGF-beta e IL-6, TGF-beta e IL-15, o iL-6 e IL-15. En algunos aspectos, si el parámetro detectado para cada una de las citoquinas primera y segunda, individualmente, cumple con la clasificación, entonces la comparación indica que el sujeto está en riesgo de toxicidad y/o que el riesgo está por encima del nivel umbral de riesgo. En algunos casos, si los parámetros detectados para las citoquinas primera y segunda no cumplen con la clasificación, entonces la comparación indica que el sujeto está en riesgo de toxicidad y/o que el riesgo está por encima del nivel umbral de riesgo. En algunos casos, si el parámetro detectado para sólo una de las citoquinas primera y segunda no cumple la clasificación, el método implica además detectar un parámetro para al menos un tercer biomarcador en una muestra biológica derivada del sujeto. En algunos de estos casos, la muestra biológica es o se ha derivado del sujeto no más de tres días después de la administración de las células. En algunos aspectos, el método implica además comparar el parámetro detectado para el tercer biomarcador con un tercer valor de referencia, lo que indica si el sujeto tiene riesgo de desarrollar neurotoxicidad grave y/o un grado de riesgo de desarrollar neurotoxicidad grave.
[0031] En algunos casos, el tercer biomarcador es una citocina seleccionada de entre TGF-beta, IL-6 y IL-15 y es diferente de las citoquinas primera y segunda. En algunos casos, si el parámetro detectado para la tercera citocina cumple con la clasificación, el sujeto se identifica o se diagnostica o predice que está en riesgo de desarrollar la toxicidad, p. ej., neurotoxicidad, p. ej., neurotoxicidad grave. En algunos casos, si el parámetro detectado para la tercera citocina no cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que no está en riesgo de desarrollar la toxicidad, p. ej., neurotoxicidad o neurotoxicidad grave.
[0032] En algunos casos, se detecta un parámetro de cada uno de TGF-beta, IL-6 e IL-15. En algunos aspectos, si el parámetro detectado para las tres citoquinas cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de toxicidad, p. ej., neurotoxicidad. En algunos casos, si el parámetro detectado para al menos dos de las citoquinas cumple la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de toxicidad, p. ej., neurotoxicidad. En algunos casos, si el parámetro detectado para solo una de las citoquinas cumple la clasificación, el sujeto se identifica o se diagnostica o se predice que no corre riesgo de toxicidad, p. ej., neurotoxicidad.
[0033] En algunos casos, el parámetro, o el parámetro para cada uno de los biomarcadores en el panel, de forma individual, es una concentración del biomarcador, o concentración relativa del biomarcador, y el valor de referencia para el parámetro es una concentración de referencia.
[0034] En este documento, en algunos casos, se proporcionan métodos de mejorar el desarrollo de toxicidad en un sujeto. En algunos casos, el método implica detectar una concentración o concentración relativa de cada una de un panel de citoquinas en una muestra biológica derivada de un sujeto. En algunos casos, el panel incluye uno, dos o tres de TGF-beta, IL-6 e IL-15. En algunos casos, la detección incluye la detección de la concentración o concentración relativa directamente en la muestra biológica o indirectamente, mediante la detección en una muestra de prueba obtenida de la muestra biológica. En algunos aspectos, la muestra biológica se obtiene o se ha obtenido del sujeto no más de 1 día, 2 días o 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el método incluye comparar la concentración o concentración relativa de cada una de las citoquinas en el panel con un valor de referencia para cada concentración respectiva de citocina. En algunos casos, si la concentración detectada o la concentración relativa de las dos o tres de las citoquinas cumplen individualmente una clasificación, el sujeto se identifica o se diagnostica o se predice que tiene riesgo de desarrollar neurotoxicidad, p. ej., neurotoxicidad grave. En algunos casos, la clasificación
se selecciona de: i) para TGF-beta, menor que el valor de referencia de TGF-beta; ii) para IL-6, mayor que el valor de referencia de IL-6; y/o iii) para IL-15, mayor que el valor de referencia de IL-15. En algunos aspectos, si la concentración o concentración relativa de al menos dos de las citoquinas no cumple la clasificación, el sujeto se identifica o se diagnostica o se predice que no tiene riesgo de desarrollar toxicidad, p. ej., neurotoxicidad.
[0035] En algunos casos, la enfermedad o afección es un linfoma no Hodgkin (LNH).
[0036] En este documento, en algunos aspectos se proporcionan métodos de mejorar el desarrollo de toxicidad en un sujeto. En algunos casos, el método implica la detección de una concentración o concentración relativa de cada uno de un panel de citoquinas en una muestra biológica derivada de un sujeto. En algunos casos, el panel incluye uno, dos o tres de IL-6, IL-15 y MCP-1. En algunos casos, la detección incluye la detección de la concentración o concentración relativa directamente en la muestra biológica o indirectamente, mediante la detección en una muestra de prueba obtenida de la muestra biológica. En algunos aspectos, la muestra biológica se obtiene o se ha obtenido del sujeto no más de 1 día, 2 días o 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el método incluye comparar la concentración o concentración relativa de cada una de las citoquinas en el panel con un valor de referencia para cada concentración respectiva de citocina. En algunos aspectos, si la concentración detectada o la concentración relativa de las dos o tres de las citoquinas cumplen individualmente una clasificación, el sujeto se identifica o se diagnostica o predice que tiene riesgo de desarrollar neurotoxicidad, p. ej., neurotoxicidad grave. En algunos casos, la clasificación se selecciona de: i) para MCP-1, mayor que el valor de referencia de MCP-1; ii) para IL-6, mayor que el valor de referencia de IL-6; y/o iii) para IL-15, mayor que el valor de referencia de IL-15. En algunos aspectos, si la concentración o concentración relativa de al menos dos de las citoquinas no cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que no tiene riesgo de desarrollar toxicidad, p. ej., neurotoxicidad.
[0037] En algunos casos, el método incluye además, si la comparación indica que el sujeto está en riesgo de desarrollar toxicidad, p. ej., neurotoxicidad, p. ej., neurotoxicidad grave, y/o indica que el riesgo está por encima de un nivel umbral, la administración al sujeto de un agente o terapia que es capaz de tratar, prevenir, retrasar o atenuar el desarrollo de toxicidad, p. ej., neurotoxicidad.
[0038] En algunos aspectos, la enfermedad o afección es la leucemia linfoblástica aguda (LLA).
[0039] En algunos casos, el valor de referencia TGF-beta está dentro de un intervalo de aproximadamente 5,5 pg/ml a aproximadamente 15,00 pg/ml (escala de log2) o de aproximadamente 45 pg/ml a aproximadamente 33.000 pg/ml. En algunos casos, el valor de referencia de IL-6 está dentro de un intervalo de aproximadamente 2,6 pg/ml a 5,4 pg/ml (escala log2) o de aproximadamente 6,00 pg/ml a aproximadamente 41,0 pg/ml. En algunos aspectos, el valor de referencia de IL-15 está dentro de un intervalo de aproximadamente 6,1 pg/ml a aproximadamente 7,1 pg/ml (escala log2) o de aproximadamente 69,0 pg/ml a aproximadamente 135,0 pg/ml.
[0040] En algunos casos, el valor de referencia TGF-beta está dentro de un intervalo de aproximadamente 10,00 pg/ml a aproximadamente 15,00 pg ml (escala de log2)/o de aproximadamente 20.000 pg/ml a aproximadamente 33.000 pg/ml; o es al menos o al menos aproximadamente 10,00 pg/ml, 11,00 pg/ml, 12,00 pg/ml, 13,00 pg/ml, 14,00 pg/ml o 15.00 pg/ml, cada uno en una escala log2; o es al menos o al menos aproximadamente 20.000 pg/ml, 22.000 pg/ml, 24.000 pg/ml, 26.000 pg/ml, 28.000 pg/ml, 30.000 pg/ml o 32.000 pg/ml; o es aproximadamente 25.000 ± 100 pg/mL o es aproximadamente 14,0 ± 1,0 pg/mL en una escala log2.
[0041] En algunos casos, el valor de referencia de IL-6 está dentro de un intervalo de aproximadamente 3,5 pg/ml a 5.4 pg/ml (escala de log2) o de aproximadamente 12 pg/ml a 41 pg/ml; o es al menos o al menos aproximadamente 3.5 pg/mL, 4,0 pg/mL, 4,5 pg/mL, 4,8 pg/mL, 5,0 pg/mL, 5,2 pg/mL o 5,4 pg/mL, cada uno en escala log2; o es al menos o al menos aproximadamente 12 pg/mL, 18 pg/mL, 24 pg/mL, 30 pg/mL o 36 pg/mL; o es o es aproximadamente 15,2 ± 1,0 pg/ml y/o es o es aproximadamente 3,9 ± 1,0 pg/ml.
[0042] En algunos casos, el valor de referencia de IL-15 está en un intervalo de o de aproximadamente 6,0 pg/ml a 7.1 pg/ml (escala de log2) o de aproximadamente 74 pg/ml a 135 pg/ml; o es al menos o al menos aproximadamente 6.0 pg/ml, 6,2 pg/ml, 6,4 pg/ml, 6,6 pg/ml, 6,8 pg/ml o 7,0 pg/ml, cada uno en escala log2; o es al menos o al menos alrededor de 74 pg/mL, 80 pg/mL, 90 pg/mL, 100 pg/mL, 110 pg/mL, 120 pg/mL o 130 pg/mL, o es o es alrededor de 6.2 ±1,0 en una escala log2 o es aproximadamente 76 ± 4,0 pg/mL.
[0043] En algunos casos, el método incluye además detectar un parámetro para la IL-10 o IFN-gamma en una muestra del sujeto, en donde la muestra biológica es o ha sido derivada del sujeto no más de tres días después de la administración de las células. En algunos casos, el método incluye además identificar al sujeto como en riesgo de desarrollar neurotoxicidad si el parámetro detectado de IL-10 y/o IFN-gamma cumple con una clasificación seleccionada de: iv) para IL-10, mayor que valor de referencia IL-10; o v) a para IFN-gamma, mayor que un valor de referencia de IFN-gamma.
[0044] En algunos casos, el valor de referencia de IL-10 es al menos o al menos aproximadamente 3,0 pg/ml (escala de log2) o es al menos o al menos aproximadamente 10,0 pg/ml; o es o es aproximadamente 3,5 ± 1,0 pg/ml en log2 escala o es o es aproximadamente 11,0 ± 1,0 pg/ml.
[0045] En algunos aspectos, el valor de referencia de IFN-gamma es al menos o al menos aproximadamente 4,0 pg/ml (escala de log2) o es al menos o al menos aproximadamente 18,0 pg/ml; o es o es aproximadamente 4,2 ± 1,0 pg/ml en log2 escala o es o es aproximadamente 19,0 ± 1,0 pg/ml.
[0046] En algunos casos, la enfermedad o afección es la leucemia linfoblástica aguda (LLA).
[0047] En algunos aspectos, el uno o más biomarcadores incluyen una citoquina seleccionada de entre IL-6, IL-15 y MCP-1. En algunos casos, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar la toxicidad si el parámetro detectado de al menos una de las citoquinas cumple una clasificación seleccionada de: i) para IL-6, mayor que el valor de referencia de IL-6; ii) para IL-15, mayor que el valor de referencia de IL-15; y/o iii) para MCP-1, mayor que el valor de referencia de MCP-1.
[0048] En algunos casos, el sujeto se identifica o se diagnostica o se prevé que sea en riesgo de desarrollar neurotoxicidad grave si los parámetros detectados por al menos dos de las citoquinas cumplen la clasificación o si los parámetros detectados durante al menos tres de las citoquinas cumplen con la clasificación.
[0049] En algunos casos, el uno o más biomarcadores incluyen una primera y segunda citoquina seleccionada de entre IL-15 e IL-6, IL-15 y MCP-1 e IL-6 y MCP-1. En algunos casos, si el parámetro detectado por las citoquinas primera y segunda cumple con la clasificación, el sujeto se identifica o se diagnostica o se prevé que sea en riesgo de desarrollar severa neurotoxicidad. En algunos aspectos, si el parámetro detectado tanto para la primera como para la segunda citocina no cumple con la clasificación, se identifica o predice que el sujeto no está en riesgo de desarrollar neurotoxicidad grave.
[0050] En algunos casos, si el parámetro detectado por sólo una de las citoquinas primera y segunda no cumple con la clasificación, el método implica además detectar un parámetro para al menos un tercio de biomarcadores en una muestra biológica derivada del sujeto. En algunos aspectos, la muestra biológica es o se ha derivado del sujeto no más de tres días después de la administración de las células. En algunos casos, el método incluye comparar el parámetro detectado para el tercer biomarcador con un valor de referencia. En algunos de estos casos, la comparación o el método indica así si el sujeto tiene riesgo de desarrollar neurotoxicidad grave y/o un grado de riesgo de desarrollar neurotoxicidad grave.
[0051] En algunos casos, el tercer biomarcador es una citoquina tal como MCP-1, IL-6 o IL-15 y es diferente de las citoquinas primera y segunda. En algunos casos, si el parámetro detectado para la tercera citocina cumple con la clasificación, se identifica o predice que el sujeto está en riesgo de desarrollar neurotoxicidad grave. En algunos casos, si el parámetro detectado para la tercera citocina no cumple con la clasificación, se identifica o predice que el sujeto no tiene riesgo de desarrollar neurotoxicidad.
[0052] En algunos casos, la primera citoquina es IL-15, la segunda citoquina es IL-6 y la tercera citoquina es MCP-1.
[0053] En algunos casos, se detectan cada uno de IL-15, IL-6 y MCP-1. En algunos casos, si el parámetro detectado para las tres citoquinas cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar neurotoxicidad grave. En algunos casos, si el parámetro detectado para al menos dos de las citoquinas cumple la clasificación, el sujeto se identifica o se diagnostica o se predice que tiene riesgo de neurotoxicidad. En algunos casos, las dos citoquinas son IL-15 e IL-6 o IL-15 y MCP-1. En algunos casos, si el parámetro para sólo una de las citoquinas cumple con la clasificación, el sujeto no se identifica o se predice que el sujeto está en riesgo de desarrollar neurotoxicidad.
[0054] En algunos casos, el valor de referencia de IL-6 está dentro de un rango, o es un rango de o de aproximadamente 2,0 pg/ml a 4,0 pg/ml (escala de log2) o de aproximadamente 6,00 pg/ml a 12,0 pg/ml. En algunos casos, el valor de referencia de IL-15 está dentro de un rango, o es un rango, desde o aproximadamente 5,0 pg/mL a 6,5 pg/mL (escala log2) o desde o desde aproximadamente 40,0 pg/mL a 90,0 pg/mL. En algunos casos, el valor de referencia de MCP-1 está dentro de un rango, o es un rango, desde o desde aproximadamente 7,00 pg/mL a 12,0 pg/mL (escala log2) o desde o desde aproximadamente 700 pg/mL a 1400 pg/mL.
[0055] En algunos casos, el valor de referencia de IL-6 es al menos o al menos aproximadamente 3,0 pg/ml o 4,0 pg/ml, cada uno en una escala de log2; o es al menos o al menos aproximadamente 8,0 pg/ml, 9,0 pg/ml, 10,0 pg/ml, 11,0 pg/ml o 12,0 pg/ml; o es aproximadamente 3,0 ± 1,0 pg/ml en una escala log2 o es o es aproximadamente 10,5 ± 1,0 pg/ml.
[0056] En algunos aspectos, el valor de referencia de IL-15 está dentro de un intervalo de aproximadamente 6,0 pg/ml a 6,5 pg/ml (escala log2) o desde aproximadamente 70 pg/ml hasta 90 pg/ml; o es al menos o al menos aproximadamente 6,0 pg/ml, 6,1 pg/ml, 6,2 pg/ml, 6,3 pg/ml, 6,4 pg/ml o 6,5 pg/ml, cada uno en escala log2; o es al
menos o al menos aproximadamente 70 pg/ml, 75 pg/ml, 80 pg/ml, 85 pg/ml o 90 pg/ml; o es aproximadamente 6,0 ± 1.0 pg/ml en una escala log2 o es aproximadamente 81 ± 4 pg/ml.
[0057] En algunos casos, el valor de referencia MCP-1 está dentro de un intervalo de aproximadamente 9,0 pg/mL a 12.0 pg/mL (escala log2) o desde aproximadamente 1000 pg/mL a 1400 pg/mL; o es al menos o al menos aproximadamente 9,0 pg/ml, 10,0 pg/ml, 11,0 pg/ml o 12,0 pg/ml, cada uno en escala log2; o es al menos o al menos aproximadamente 1000 pg/ml, 1100 pg/ml, 1200 pg/ml, 1300 pg/ml o 1400 pg/ml; o es aproximadamente 10,0 ± 1,0 pg/ml en una escala log2 o es aproximadamente 1200 ± 100 pg/ml.
[0058] En algunos casos, la toxicidad es STC, y/o la toxicidad es STC grave y/o la STC severa es STC de grado 3 o superior, o STC de grado 4 o superior.
[0059] En algunos de tales casos, los métodos proporcionados incluyen un método para mejorar el desarrollo de toxicidad en un sujeto que incluye la detección de una concentración o concentración relativa de cada uno de un panel de biomarcadores, el panel que comprende una o más de IL-15, IL-6, IL-8, IL-10, receptor de TNF soluble tipo 1 (sTNFR1), IFN-gamma y ferritina, en una muestra biológica derivada de un sujeto, comprendiendo la detección la detección de la concentración o concentración relativa directamente en la muestra biológica o indirectamente, por detección en una muestra de prueba obtenida de dicha muestra biológica, en donde la muestra biológica se obtiene o se ha obtenido del sujeto no más de 1 día, 2 días o 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de las anteriores. En algunos casos, los métodos incluyen comparar la concentración o concentración relativa de cada uno de los biomarcadores en el panel con un valor de referencia para cada concentración respectiva de biomarcador, donde: si la concentración detectada o la concentración relativa de uno o más de los biomarcadores individualmente es mayor que el valor de referencia, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar STC, que opcionalmente es STC grave.
[0060] En algunos casos, el biomarcador o uno o más o cada uno del panel de biomarcadores, de forma individual, es o comprende IL-15, IL-6, IL-8, IL-10, IFN-gamma, TNF soluble de tipo receptor I (sTNFR1) o ferritina. En algunos casos, la muestra biológica se obtiene o se ha obtenido del sujeto en o aproximadamente 1 día después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el nivel de referencia es un nivel promedio de un grupo de sujetos que reciben el mismo tratamiento para la misma indicación, y/o aquellos sujetos que no desarrollan la toxicidad, que opcionalmente es STC grave o STC de grado 3 o superior. En algunos casos, la enfermedad o afección es un linfoma no Hodgkin (LNH) o leucemia linfoblástica aguda (LLA).
[0061] En algunos casos, la exactitud de la identificación o la predicción es mayor que 80%, mayor que 85%, mayor que 90%, o mayor que 95%.
[0062] En algunos casos, el agente que la toxicidad trata, p. ej., neurotoxicidad, o previene, los retrasos o atenúa el desarrollo de o el riesgo para el desarrollo de la toxicidad, es un esteroide, es un antagonista o inhibidor de un receptor de citocina seleccionado de entre el receptor de IL-6, receptor de CD122 (IL-2R/IL-15Rbeta) y CCR2, o es un inhibidor de una citoquina seleccionada entre IL-6, IL-15 y MCP-1. En algunos aspectos, el antagonista o inhibidor se selecciona entre un anticuerpo o fragmento de unión a antígeno, una molécula pequeña, una proteína o péptido y un ácido nucleico.
[0063] En algunos casos, el agente se selecciona de entre tocilizumab, siltuximab, sarilumab, clazakizumab, olokizumab (CDP6038), elsilimomab, ALD518/BMS-945429, sirukumab (CNTO 136), CPSI-2634, argX-109, FE301, FM101, Hu-Mik- p-1,tofacitinib, ruxolitinib, CCX140-B, RO523444, BMS CCR2 22, INCB 3284 dimesilato, JNJ27141491 y RS 504393 adalimumab, certolizumab pegol, golimumab, lenalbrutinibida, acalarutinibida.
[0064] En algunos aspectos, el agente es tocilizumab. En algunos de estos aspectos, el tocilizumab se administra en una dosis de aproximadamente 1 mg/kg a 10 mg/kg, 2 mg/kg a 8 mg/kg, 2 mg/kg a 6 mg/kg, 2 mg/kg a 4 mg/kg o 6 mg/kg a 8 mg/kg, cada uno inclusive, o el tocilizumab se administra en una dosis de al menos o al menos aproximadamente o alrededor de 2 mg/kg, 4 mg/kg, 6 mg/kg o 8 mg/kg.
[0065] En algunos casos, el agente es un corticosteroide, p. ej., glucocorticoide. En algunos casos, el corticosteroide es dexametasona o prednisona. En algunos casos, el agente es un esteroide que se administra en una cantidad de dosificación equivalente de aproximadamente 1,0 mg a 20 mg de dexametasona al día, 1 mg a 10 mg de dexametasona al día o 2,0 mg a 6,0 mg de dexametasona al día, cada uno incluido. En algunos aspectos, el agente es un esteroide que se administra por vía intravenosa u oral.
[0066] En algunos casos, el sujeto se trata con el agente dentro de los 3 días, dentro de los 2 días o dentro de 1 día después de la administración de la terapia celular.
[0067] En algunos casos, el método implica administrar el agente, e incluye además, después de la administración del agente, el seguimiento de la eficacia del agente en el tratamiento, prevención, retraso, o atenuación de la toxicidad, p.
ej., la neurotoxicidad. En algunos de tales casos, monitorizar la eficacia implica detectar un parámetro para el biomarcador o para uno o más del panel de biomarcadores, p. ej., citoquinas, en una muestra biológica posterior obtenida del sujeto tras la administración del agente al sujeto. En algunos casos, la detección del parámetro para el biomarcador o cada uno de los paneles de biomarcadores incluye la detección directa en la muestra biológica o la detección indirecta, en una muestra de prueba obtenida de la muestra biológica posterior.
[0068] En algunos casos, el método incluye comparar el parámetro subsiguiente para el biomarcador, o parámetro de uno o más o cada uno de los biomarcadores, individualmente, a un valor de referencia. En algunos casos, el valor de referencia es un valor para el parámetro presente en una muestra previa del sujeto o en una muestra de referencia antes de la administración del agente. En algunos aspectos, se considera que el agente ha sido o es eficaz si el parámetro subsiguiente mejora con base en la comparación, y/o si el parámetro no se considera alterado a un valor que prediga mejor el desarrollo de neurotoxicidad que el nivel, la cantidad, la cantidad relativa, la concentración o la concentración relativa presente en la muestra anterior o en la muestra de referencia. En algunos casos, el método incluye monitorizar la eficacia en el tratamiento, prevención, retraso o atenuación de neurotoxicidad grave o neurotoxicidad de grado 3 o superior y el parámetro es predictivo del desarrollo de neurotoxicidad grave o neurotoxicidad de grado 3 o superior.
[0069] En algunos casos, el biomarcador es una citoquina que se selecciona de entre IL-15, IL-6, IL-10, IFN-gamma y MCP-1 y se considera que el tratamiento con el agente es eficaz si el subsiguiente parámetro de la citocina es aproximadamente el mismo o es el mismo o es menor que el parámetro presente en una muestra anterior o en la muestra de referencia. En algunos casos, el biomarcador es TGF-beta, y el tratamiento con el agente se considera eficaz si el parámetro posterior para la citocina es aproximadamente el mismo o es el mismo o es mayor que el parámetro detectado en una muestra previa o en la muestra de línea de base.
[0070] En algunos casos, los métodos proporcionados incluyen la supervisión de la eficacia en el tratamiento, prevención, retraso, o atenuación de STC graves o de grado 3 o STC más altos y el parámetro es predictivo del desarrollo de STC graves o de grado 3 o superior STC. En algunos casos, el biomarcador o uno o más o cada uno del panel de biomarcadores, individualmente, es o comprende IL-15, IL-6, IL-8, IL-10, IFN-gamma, receptor de TNF soluble tipo 1 (sTNFR1) o ferritina, y el tratamiento con el agente se considera eficaz si el parámetro posterior de la citocina es aproximadamente el mismo o es el mismo o es menor que el parámetro presente en una muestra anterior o en la muestra de referencia.
[0071] En algunos casos, si no se considera que el tratamiento es eficaz, el método además implica continuar el tratamiento con el agente, el aumento de la dosificación del agente, el aumento de la frecuencia de la administración del agente o la administración de un agente diferente para tratar, prevenir, retrasar o atenuar el riesgo de desarrollar neurotoxicidad.
[0072] En algunos aspectos, los signos o síntomas físicos asociados con la toxicidad, p. ej., neurotoxicidad grave, incluir confusión, delirio, afasia expresiva, obnubilación, mioclonía, letargo, estado mental alterado, convulsiones, actividad de tipo convulsivo, las convulsiones (como se ha confirmado por electroencefalograma [EEG]), encefalopatía, disfasia, temblor, coreoatetosis, síntomas que limitan el autocuidado, síntomas de neuropatía motora periférica, síntomas de neuropatía sensorial periférica o combinaciones de los mismos. En algunos casos, los signos o síntomas físicos asociados con la toxicidad, p. ej., neurotoxicidad grave, están asociados con neurotoxicidad de grado 3, grado 4 o grado 5. En algunos casos, las señales físicas o síntomas asociados con la toxicidad, p. ej., neurotoxicidad grave, manifiestan más que o mayor que aproximadamente o alrededor de 5 días después de la terapia celular, 6 días después de la terapia celular o 7 días después de la terapia celular.
[0073] En algunos casos, el método alivia la toxicidad, p. ej., neurotoxicidad, p. ej., neurotoxicidad grave y/o reduce los signos o síntomas de neurotoxicidad grave físicos en comparación con un sujeto en donde neurotoxicidad grave es tratada después de que el sujeto presenta una señal física o síntoma de neurotoxicidad y/o en comparación con un sujeto en donde se trata la neurotoxicidad grave más de 5 días, más de 6 días o más de 7 días después de la administración de la terapia celular. En algunos casos, el sujeto tratado no presenta neurotoxicidad de grado 3 o superior o la mayoría de los sujetos tratados no presenta neurotoxicidad de grado 3 o superior.
[0074] En algunos casos, las señales físicas o síntomas asociados con la toxicidad, STC opcionalmente severos, se seleccionan de entre respuesta inflamatoria aguda y/o daño del órgano endotelial, fiebre, estremecimientos, escalofríos, hipotensión, disnea, aguda síndrome de distrés respiratorio (SDRA), encefalopatía, elevación de ALT/AST, insuficiencia renal, trastornos cardíacos, hipoxia, alteraciones neurológicas y muerte, complicaciones neurológicas como delirio, actividad similar a una convulsión, confusión, dificultad para encontrar palabras, afasia y/o embotamiento, o fatiga, náuseas, dolor de cabeza, convulsiones, taquicardia, mialgias, erupción cutánea, síndrome de fuga vascular aguda, deterioro de la función hepática e insuficiencia renal y combinaciones de los mismos; y/o los signos o síntomas físicos asociados con la toxicidad, opcionalmente STC grave, están asociados con STC de grado 3, grado 4 o grado 5; y/o los signos o síntomas físicos asociados con la toxicidad, opcionalmente STC grave, se manifiestan más que o más que aproximadamente o alrededor de 5 días después de la terapia celular, 6 días después de la terapia celular o 7 días después de la terapia celular.
[0075] En algunos casos, el receptor recombinante se une, reconoce o se dirige un antígeno asociado con la enfermedad o condición. En algunos aspectos, el receptor recombinante es un receptor de células T o un receptor funcional que no es de células T. En algunos casos, el receptor recombinante es un receptor de antígeno quimérico (CAR).
[0076] En algunos casos, el CAR contiene un dominio de reconocimiento del antígeno extracelular que se une específicamente al antígeno y un dominio de señalización intracelular que contiene un ITAM. En algunos casos, el dominio de señalización intracelular puede contener un dominio intracelular de una cadena CD3-zeta (CD3Z). En algunos casos, el CAR contiene además una región de señalización coestimuladora, que puede contener un dominio de señalización de CD28 o 4-1BB.
[0077] En algunos casos, la dosis de células contiene células T. En algunos casos, las células T son CD4+ o CD8+.
[0078] En algunos aspectos, la muestra biológica es un fluido corporal o un tejido. En algunos casos, el fluido corporal incluye sangre completa, suero o plasma.
[0079] En algunos aspectos, detectando el parámetro para el biomarcador o individualmente para uno o más de cada uno del panel de biomarcadores incluye la forma de realización de un ensayo in vitro. En algunos casos, el ensayo in vitro es un inmunoensayo, un ensayo basado en aptámeros, un ensayo histológico o citológico o un ensayo de nivel de expresión de ARNm. En algunos casos, el parámetro o los parámetros para uno o más de cada uno o más biomarcadores se detectan mediante un ensayo de inmunoabsorción ligado a enzimas (ELISA), inmunotransferencia, inmunoprecipitación, radioinmunoensayo (RIA), inmunotinción, ensayo de citometría de flujo, resonancia de plasmón de superficie. (SPR), ensayo de quimioluminiscencia, inmunoensayo de flujo lateral, ensayo de inhibición o ensayo de avidez.
[0080] En algunos casos, el parámetro para al menos uno de los uno o más biomarcadores se determina usando un reactivo de unión que se une específicamente a al menos un biomarcador. En algunos casos, el reactivo de unión es un anticuerpo o fragmento de unión a antígeno del mismo, un aptámero o una sonda de ácido nucleico.
[0081] En este documento, en algún aspecto se proporcionan kits, tales como kits que contienen reactivos para detectar un parámetro para al menos dos citoquinas. Las al menos dos citoquinas pueden incluir, en algunos casos, el factor de crecimiento transformante beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN -gamma) o proteína quimioatrayente de monocitos 1 (MCP-1). En algunos aspectos, el kit incluye instrucciones para detectar el parámetro para las al menos dos citoquinas. En algunos casos, las al menos dos citoquinas incluyen una o más de IL-6 e IL-15, TGF-beta e IL-6, TGF-beta e IL-15, IL-6 e IL-15 o IL-15 y MCP-1. En algunos casos, el parámetro es una concentración o concentración relativa.
[0082] En algunos casos, el kit contiene reactivos para la detección de los parámetros para solamente dos citoquinas. En otros aspectos, el kit contiene reactivos para detectar los parámetros de al menos tres citoquinas. En algunos casos, las tres citoquinas incluyen una o más de TGF-beta, IL-6 e IL-15 o son IL-6, IL-15 y MCP-1.
[0083] En algunos casos, el kit incluye reactivos para detectar un parámetro para al menos dos biomarcadores seleccionados de entre la interleucina 15 (IL-15), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 8 (IL-8), interferón gamma (IFN-gamma), ferritina y receptor soluble de TNF tipo 1 (sTNFR1); y, opcionalmente, instrucciones para detectar el parámetro para al menos dos biomarcadores, en donde el parámetro es opcionalmente una concentración o concentración relativa.
[0084] En algunos casos, los reactivos incluyen componentes para la forma de realización de un ensayo in vitro para detectar los parámetros de al menos dos citoquinas. En algunos aspectos, el ensayo in vitro es un inmunoensayo, un ensayo basado en aptámeros, un ensayo histológico o citológico o un ensayo de nivel de expresión de ARNm. En algunos casos, el ensayo in vitro es un ensayo de inmunoabsorción ligado a enzimas (ELISA), inmunotransferencia, inmunoprecipitación, radioinmunoensayo (RIA), inmunotinción, ensayo de citometría de flujo, resonancia de plasmón de superficie (SPR), ensayo de quimioluminiscencia, inmunoensayo de flujo lateral, ensayo de inhibición o ensayo de avidez. En algunos casos, el reactivo incluye un reactivo de unión que se une específicamente a la citocina. En algunos casos, el reactivo de unión es un anticuerpo o fragmento de unión a antígeno del mismo, un aptámero o una sonda de ácido nucleico.
[0085] En este documento, en algunos casos se proporcionan combinaciones, tales como aquellos que contienen reactivos para detectar un parámetro (p. ej., el nivel o concentración) de al menos dos citoquinas. En algunos aspectos, las al menos dos citoquinas incluyen una, dos o tres de factor de crecimiento transformante beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma) o proteína quimioatrayente de monocitos-1 (MCP-1). También se incluye en la combinación en algunos aspectos un agente que trata, previene, retrasa o atenúa el desarrollo de neurotoxicidad severa y/o STC severa. En algunos casos, las al menos dos citoquinas son IL-6 e IL-15, TGF-beta e IL-6, TGF-beta e IL-15, IL-6 e IL-15 o IL-15 y MCP-1.
[0086] En algunos casos, la combinación incluye reactivos para detectar un parámetro, opcionalmente, un nivel o concentración, de por lo menos dos biomarcadores seleccionados entre interleuquina 15 (IL-15), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 8 (IL-8), interferón gamma (IFN-gamma), ferritina y receptor soluble de TNF tipo 1 (sTNFR1); y un agente que trata, previene, retrasa o atenúa el desarrollo de STC grave.
[0087] En algunos casos, la combinación incluye reactivos para detectar sólo dos citoquinas. En algunos aspectos, la combinación incluye reactivos para detectar al menos tres citoquinas. En algunos de estos aspectos, las tres citoquinas son TGF-beta, IL-6 e IL-15 o son IL-6, IL-15 y MCP-1.
[0088] En algunos casos, los reactivos incluyen componentes para la forma de realización de un ensayo in vitro para detectar las al menos dos citoquinas. En algunos casos, el ensayo in vitro es un inmunoensayo, un ensayo basado en aptámeros, un ensayo histológico o citológico o un ensayo de nivel de expresión de ARNm. En algunos casos, el ensayo in vitro es un ensayo de inmunoabsorción ligado a enzimas (ELISA), inmunotransferencia, inmunoprecipitación, radioinmunoensayo (RIA), inmunotinción, ensayo de citometría de flujo, resonancia de plasmón de superficie (SPR), ensayo de quimioluminiscencia, inmunoensayo de flujo lateral, ensayo de inhibición y ensayo de avidez. En algunos casos, el reactivo incluye un reactivo de unión que se une específicamente a la citocina. En algunos casos, el reactivo de unión es un anticuerpo o fragmento de unión a antígeno del mismo, un aptámero o una sonda de ácido nucleico.
[0089] En algunos casos, el agente que trata, previene, retrasa o atenúa el desarrollo o riesgo de desarrollar neurotoxicidad grave y/o STC severa es un esteroide, es un antagonista o inhibidor de un receptor de citoquinas tales como receptor IL-6, receptor CD122 (IL-2R/IL-15Rbeta) y CCR2, o es un inhibidor de una citocina como iL-6, IL-15 o MCP-1. En algunos casos, el antagonista o inhibidor es un anticuerpo o fragmento de unión a antígeno, una molécula pequeña, una proteína o péptido o un ácido nucleico. En algunos casos, el agente es tocilizumab, siltuximab, sarilumab, clazakizumab, olokizumab (CDP6038), elsilimomab, ALD518/BMS-945429, sirukumab (CNTO 136), CPSI-2634, argX-109, FE301, FM101, Hu-Mik-p-1,tofacitinib, ruxolitinib, CCX140-B, RO523444, BMS CCR222, INCB 3284 dimesilato, JNJ27141491 o RS 504393, adalimumab, certolizumab pegol, golimumab, lenalidomida, ibrutinib o acalabrutinib. En algunos de estos casos, el agente es tocilizumab. En algunos de estos casos, el agente es siltuximab.
[0090] En algunos casos, la combinación se formula para administración de dosis única de una cantidad de o de aproximadamente 75 mg a 750 mg, 150 mg a 600 mg, 200 mg a 400 mg o 300 mg a 700 mg o en una cantidad que es al menos o al menos aproximadamente 75 mg, 100 mg, 200 mg, 300 mg, 400 mg, 500 mg, 600 mg o 700 mg.
[0091] En algunos casos, el agente es un esteroide que es un corticosteroide. En algunos casos, el corticosteroide es un glucocorticoide. En algunos casos, el corticosteroide es una cortisona, dexametasona, hidrocortisona, metilprednisolona, prednisolona o prednisona.
[0092] En algunos aspectos, la combinación se formula para administración de dosis única o administración de la dosificación múltiple. En algunos casos, la combinación se formula para la administración de una cantidad de dosificación equivalente de aproximadamente 1,0 mg a 20 mg de dexametasona al día, 1 mg a 10 mg de dexametasona al día o 2,0 mg a 6,0 mg de dexametasona al día, cada uno inclusive. En algunos casos, el esteroide está formulado para administración intravenosa u oral.
Breve descripción de los dibujos
[0093]
FIG. 1A muestra los valores de varios biomarcadores medidos el día 1 después de la administración de la terapia celular. FIG. 1B muestra los valores máximos de varios biomarcadores después de la administración de terapia celular. Los sujetos se separaron en dos grupos según los grados de neurotoxicidad de 0-2 y 3+, respectivamente.
FIGs. 2A-2E muestran curvas de características operativas del receptor (ROC) de la sensibilidad y especificidad de varios marcadores de citoquinas como predictores de neurotoxicidad en sujetos con LNH tratados con células T de CAR. FIG. 2A representa una curva ROC para IL-15. FIG. 2B representa una curva ROC para TGF-p. FIG. 2C representa una curva ROC para IL-6. FIG. 2D representa una curva ROC para IFN-y. FIG. 2E representa una curva ROC para IL-10.
FIGs. 3A-3C muestran curvas de características operativas del receptor (ROC) de la sensibilidad y especificidad de diversas combinaciones de marcadores de citoquinas como predictores de neurotoxicidad en sujetos con LNH tratados con células T con CAR. FIG. 3A muestra una curva ROC para la combinación de IL-15 y TGF-p. FIG. 3B muestra una curva ROC para la combinación de IL-6 y TGF-p. FIG. 3C muestra una curva ROC para la combinación de IL-15, IL-6 y TGF-p.
FIGs. 4A-4C muestra curvas de características operativas del receptor (ROC) de la sensibilidad y especificidad de varios marcadores de citocina como predictores de neurotoxicidad en sujetos con LLA tratados con células T con CAR. FIG.4A representa una curva ROC para IL-15. FIG.4B representa una curva ROC para MCP-1. FIG. 4C representa una curva ROC para IL-6.
FIG. 5A muestra los valores de varios biomarcadores medidos el día 1 después de la administración de la terapia celular. FIG. 5B muestra los valores máximos de varios biomarcadores después de la administración de terapia celular. Los sujetos se separaron en dos grupos en función de STC grave (sCRS) y no STCs, respectivamente.
FIG. 6A muestra el número máximo de células T de CAR CD4+/EGFRt+ y CD8+/EGFRt+ en sangre después de la terapia celular. FIG. 6B muestra las concentraciones séricas máximas de IL-6, IFN-y, ferritina y proteína C reactiva (CRP) después de la infusión de células T de CAR. Los sujetos se separaron en tres grupos basándose en STC grave (sCRS), STC leve y sin STC, respectivamente. FIGs. 6C-6D muestran el pico de células CD4+/EGFRt+ en sangre, el pico de células CD8+/EGFRt+ en sangre y el área bajo la curva durante 0-28 días (AUC 0-28) (FIG. 6C) y suero de pico de IL-6, IFN-y, IL-15, IL-2, IL-18, TIM3, ferritina, niveles de CRP y niveles de TGF-p (FIG. 6D). Los sujetos se separaron en dos grupos según los grados de neurotoxicidad de 0-2 y 3+, respectivamente.
FIG. 7A muestra las concentraciones de IL-6, IFN-y, IL-15, IL-8 e IL-10 el día 1 después de la infusión de células T de CAR. Los sujetos se separaron en dos grupos en función de STC grave (sCRS) y no STCs, respectivamente. FIG. 7B muestra los niveles de IL-6, IFN-y, IL-15, IL-8 e IL-10 y TGF-p en el día 1 después de la infusión de células T de CAR. Los sujetos se separaron en dos grupos según los grados de neurotoxicidad de 0-2 y 3+, respectivamente.
FIGs. 8A-8I muestran resultados para varios parámetros clínicos y de laboratorio, medidos a lo largo del tiempo en sujetos con LLA o LNH, luego de un preacondicionamiento linfodepletante con una combinación de ciclofosfamida y fludarabina (cy/flu) y tratamiento con infusión de células T anti-CD 19 CAR. Los resultados se muestran para grupos de sujetos que se observó que exhibían ("STC de grado 3+") y que no se observó que exhibieran STC ("STC de grado 0-2") de grado 3 o superior después del tratamiento. Los parámetros incluían temperatura corporal (°C; FIG. 8A), recuento absoluto de neutrófilos en sangre (ANC)/|jL (FIG. 8B), recuento de monocitos en sangre/jL (FIG. 8C), frecuencia cardíaca (latidos/min; FIG. 8D), recuento de plaquetas en sangre/jL (FIG.8E) y niveles sanguíneos de ferritina (ng/ml; FIG. 8F), albúmina (g/dL; FIG. 8G), fibrinógeno (mg/dL; FIG. 8F). 8H) y proteína C reactiva (mg/L; FIG. 8I).** representa p<0,01 y * representa p<0.05, en pruebas no paramétricas.
FIGs. 9A-9Q muestran resultados para varios biomarcadores, medidos a lo largo del tiempo en sujetos con LLA, LNH o LLC, después del tratamiento con infusión de células T con CAR anti-CD 19. Los resultados se muestran para grupos de sujetos que se observó que exhibían STC de grado 0 (triángulos), STC de grado 1 3 (cuadrado) o STC de grado 4-5 (círculos) después del tratamiento. Los biomarcadores incluían IFN-y (FIG.
9A), IL-2 (FIG. 9B), IL-6 (FIG. 9C), IL-8 (FIG. 9D), IL-10 (FIG. 9E), IL-15 (FIG. 9F), IL-18 (FIG. 9G), IL-2R a (FIG. 9H), sIL-6R (FIG. 9I), MCP-1 (FIG. 9J), TNFRp55 (FIG. 9K), TNFRp75 (FIG. 9L), TIM3 (FIG. 9M), BAFF (FIG. 9N), MIP-1 p (FIG. 9O) y CRP (FIG. 9P) y ferritina (FIG. 9Q)** representa p<0,0001 y* representa p<0,05.
FIGs. 10A-10D muestran curvas de características operativas del receptor (ROC) de la sensibilidad y especificidad de varios marcadores de citoquinas como predictores de STC en sujetos con LLA, LNH o LLC, después del tratamiento con infusión de células T anti-CD 19 CAR. FIG. 10A representa una curva ROC para IL-6. FIG. 10B representa una curva ROC para MCP-1. FIG. 10C representa una curva ROC para IL-10. FIG.
10D representa una curva ROC para IL-15.
FIGs. 11A-11C muestran una curva de probabilidad estimada graficada contra el número de células T de CAR CD4+/EGFRt+ pico (log10, panel izquierdo) y células CD8+/EGFRt+ CAR-T pico (log10, panel derecho), en grupos de sujetos con diferentes respuestas o sujetos que exhibieron diferentes toxicidades después del tratamiento con infusión de células T con CAR anti-CD 19. FIG. 11A representa sujetos con LLC. Los resultados se muestran para los grupos que exhibieron respuesta medular, la tasa de respuesta general IWCLL (respuesta completa (CR) respuesta parcial (PR)), neurotoxicidad de grados 2-5 o STC de grados 2-5. FIG. 11B representa sujetos con LNH. Los resultados se muestran para los grupos que exhibieron una respuesta completa, tasa de respuesta general (ORR; CR PR), neurotoxicidad de grados 2-5 o STC de grados 2-5. FIG. 11C representa sujetos con LLA. Los resultados se muestran para los grupos que mostraron una respuesta completa, neurotoxicidad de grados 2-5 o STC de grados 2-5. FIG. 11A muestra una gráfica de falla en el tiempo desde la primera vez hasta la fiebre, entre sujetos con LLA, LNH o LLC, después del tratamiento con infusión de células T con CAR anti-CD 19. Los resultados se muestran para grupos de sujetos que se observó que presentaban STC de grado 0, STC de grado 1-3 o STC de grado 4-5 después del tratamiento. FIG. 11B muestra un gráfico de la mediana del tiempo hasta la fiebre superior a 38°C y la aparición de neurotoxicidad de grado 3 o superior a lo largo del tiempo, entre sujetos con LLA, LNH o LLC, después del tratamiento con infusión de células T con CAR anti-CD 19. Los resultados se muestran para grupos de sujetos que exhibieron fiebre de más de 38°C (n = 94) y para sujetos que exhibieron neurotoxicidad de grado 3 o superior (n = 28).
FIGs. 13A-13I muestran resultados de signos vitales y parámetros hemodinámicos, medidos a lo largo del tiempo en sujetos con LLA, LNH o LLC, después del tratamiento con infusión de células T anti-CD 19 CAR. Los resultados se muestran para grupos de sujetos en los que se observó que presentaban STC de grado 0 (triángulos), STC de grado 1-3 (cuadrado) o STC de grado 4-5 (círculos) después del tratamiento. Los parámetros incluyeron el número de sujetos en riesgo (FIG. 13A), temperatura máxima absoluta (°C; FIG.
13B), frecuencia cardíaca (latidos/min; FIG. 13C), presión arterial sistólica (mm Hg; FIG. 13D), presión arterial diastólica (mm Hg; FIG. 13E), frecuencia respiratoria (respiraciones/min; FIG. 13F), proteína sanguínea total
(g/dL; Figura 13G), niveles de albúmina en sangre (g/dL, FIG. 13H) y cambio de peso con respecto a la línea de base (kg, FIG. 13I).** representa p<0,0001 y* representa p<0,05.
FIGs. 14A-14E muestran resultados para los factores de coagulación, medidos a lo largo del tiempo en sujetos con LLA, LNH o LLC, después de tratamientos con infusión de células T anti-CD 19 CAR. Los resultados se muestran para grupos de sujetos que se observó que exhibían STC de grado 0 (triángulos), STC de grado 1-3 (cuadrado) o s Tc de grado 4-5 (círculos) después del tratamiento. Los parámetros incluían niveles de dímero D (|jg/ml; FIG. 14A), fibrinógeno (mg/dL; FIG. 14B), tiempo de protrombina (PT; seg; FIG.
14C), tiempo de tromboplastina parcial activada (aPTT; seg; FIG. 14D) y recuento de plaquetas (1000/pL; FIG. 14E).** representa p<0,05.
FIGs. 15A-15E muestran resultados para varios recuentos sanguíneos, medidos a lo largo del tiempo en sujetos con LLA, LNH o LLC, después del tratamiento con infusión de células T con CAR anti-CD l9. Los resultados se muestran para grupos de sujetos que se observó que exhibían STC de grado 0 (triángulos), STC de grado 1-3 (cuadrado) o s Tc de grado 4-5 (círculos) después del tratamiento. Los parámetros incluían recuento de neutrófilos (1000/pL; FIG. 15A), recuento de monocitos (1000/pL; FIG. 15B), recuento de eosinófilos (1000/pL; FIG. 15C), hemoglobina (g/dL; FIG. 15C). 15D) y porcentaje de hematocrito (%; FIG.
15E).** representa p<0,0001 y * representa p<0,05.
FIGs. 16A-16E muestran resultados para los niveles de varios factores hepáticos y renales, medidos a lo largo del tiempo en sujetos con LLA, LNH o LLC, después del tratamiento con infusión de células T con CAR anti-CD 19. Los resultados se muestran para grupos de sujetos en los que se observó que presentaban STC de grado 0 (triángulos), STC de grado 1-3 (cuadrado) o STC de grado 4-5 (círculos) después del tratamiento. Los parámetros incluían aspartato transaminasa (AST; unidades/L; FIG. 16A), alanina aminotransferasa (ALT; unidades/L; FIG. 16B), fosfatasa alcalina (ALP; unidades/L; FIG. 16C), bilirrubina total (mg/dL; FIG.
16D) y nitrógeno ureico en sangre (BUN; mg/dL; FIG. 16E).** representa p<0,05.
Descripción detallada
[0094] A menos que se defina lo contrario, todos los términos de la técnica, notaciones y otros términos técnicos y científicos o terminología usada en el presente documento están destinados a tener el mismo significado como se entiende comúnmente por un experto ordinario en la técnica a la que la materia reivindicada pertenece. En algunos casos, los términos con significados comúnmente entendidos se definen en el presente documento para mayor claridad y/o para una fácil referencia, y la inclusión de tales definiciones en el presente documento no debe interpretarse necesariamente como una diferencia sustancial con respecto a lo que se entiende generalmente en la técnica.
[0095] Los encabezados de sección usados en este documento son sólo para fines de organización y no deben interpretarse como limitantes del objeto descrito.
I. DESCRIPCIÓN GENERAL DE LOS BIOMARCADORES PREDICTIVOS DE LA TOXICIDAD PARA LA TERAPIA CON CÉLULAS ADOPTIVAS
[0096] Se proporcionan métodos para evaluar el riesgo de desarrollo de toxicidad en un sujeto, tales como predecir si existe un riesgo de desarrollar una toxicidad, y/o está por encima de un nivel o valor umbral, p. ej., uno que indique que debe ocurrir una intervención. En algunos casos, se proporcionan métodos para mejorar el desarrollo de toxicidad en un sujeto en donde existe un riesgo de desarrollar la toxicidad (p. ej., según lo determinado por los métodos proporcionados para evaluar), como tratar, mejorar, prevenir, retrasar y/o atenuar el desarrollo de la toxicidad, p. ej., administrando un agente. En algunos casos, la administración del agente se lleva a cabo en un momento durante el cual el sujeto no muestra signos o síntomas visibles o físicos de la toxicidad o no presenta tales signos o síntomas graves, y/o de otro modo sin la evaluación proporcionada. los métodos no habrían sido indicados como candidatos para el tratamiento por dicho agente. En algunos casos, la toxicidad está relacionada con el síndrome de tormenta de citoquinas (STC) o está relacionada con él, como un STC grave, p. ej., un STC de grado 3 o superior o un STC de grado 4 o superior. En algunos casos, la toxicidad está relacionada con o es neurotoxicidad, tal como una neurotoxicidad grave, p. ej., una neurotoxicidad de grado 3 o superior.
[0097] En algunos casos, los métodos incluyen la detección de un parámetro para un biomarcador o, de forma individual, un panel de biomarcadores en una muestra biológica de un sujeto, y la comparación de dicho parámetro a un valor de referencia para cada uno de los parámetros detectados para determinar si el el sujeto está en riesgo de desarrollar una toxicidad, tal como STC o una neurotoxicidad, incluyendo STC grave o neurotoxicidad grave. En algunos casos, el parámetro es la concentración, cantidad, nivel, concentración relativa, cantidad relativa o actividad del biomarcador o de cada uno de los paneles de biomarcadores que se evalúan. Generalmente, el nivel del parámetro del biomarcador o el panel de biomarcadores es indicativo de riesgo de desarrollar una toxicidad, como STC grave o neurotoxicidad grave. En algunos casos, el parámetro se puede detectar directamente en la muestra biológica. En algunos casos, el parámetro puede detectarse indirectamente. En algunos casos, el sujeto es un sujeto que tiene el potencial de desarrollar toxicidad o que se sabe que es un candidato probable para desarrollar la toxicidad, p. ej., porque se sabe que dicha toxicidad está asociada con un tratamiento o tratamientos particulares.
[0098] En algunos casos, el sujeto ha sido o está recibiendo una terapia, tal como una terapia celular, p. ej., para tratar una enfermedad o afección en un sujeto. Por ejemplo, en algunos casos, la terapia celular es una terapia celular adoptiva, que incluye una terapia que implica la administración de células que expresan receptores quiméricos específicos para una enfermedad o trastorno de interés, como los receptores de antígenos quiméricos (CAR) y/u otros receptores de antígenos recombinantes, así como otras células inmunitarias adoptivas y terapias con células T adoptivas. En algunos casos, la terapia con células adoptivas incluye la administración de una dosis de células que expresan un receptor recombinante, como un CAR u otro receptor de antígeno recombinante. En algunos casos, los receptores quiméricos, como el receptor de antígeno quimérico, contienen uno o más dominios que combinan un dominio de unión a ligando (p. ej., anticuerpo o fragmento de anticuerpo) que proporciona especificidad para un antígeno deseado (p. ej., antígeno tumoral) con dominios de señalización intracelular. En algunos casos, el dominio de señalización intracelular es una parte del dominio intracelular activador, tal como un dominio activador de células T, que proporciona una señal de activación primaria. En algunos casos, el dominio de señalización intracelular contiene o contiene adicionalmente un dominio de señalización coestimulador para facilitar las funciones efectoras. En algunos casos, los receptores quiméricos cuando se manipulan genéticamente en células inmunes pueden modular la actividad de las células T y, en algunos casos, pueden modular la diferenciación u homeostasis de las células T, lo que da como resultado células modificadas genéticamente con una longevidad, supervivencia y/o persistencia mejoradas in vivo. como para su uso en métodos de terapia celular adoptiva.
[0099] Terapias con células adoptivas (incluyendo las que implican la administración de células que expresan receptores quiméricos específicos para una enfermedad o trastorno de interés, tal como receptores de antígenos quiméricos (CARs) y/u otros receptores de antígenos recombinantes, así como otra célula inmune adoptiva y terapias adoptivas con células T) pueden ser eficaces en el tratamiento del cáncer y otras enfermedades y trastornos. En ciertos contextos, los enfoques disponibles para la terapia celular adoptiva pueden no siempre ser completamente satisfactorios. En algunos contextos, la eficacia óptima puede depender de la capacidad de las células administradas para reconocer y unirse a una diana, p. ej., un antígeno diana, para traficar, localizar y entrar con éxito en sitios apropiados dentro del sujeto, tumores y entornos de los mismos, para convertirse en activados, expandidos, para ejercer varias funciones efectoras, incluida la muerte citotóxica y la secreción de varios factores como las citoquinas, para persistir, incluso a largo plazo, para diferenciar, hacer transición o participar en la reprogramación en ciertos estados fenotípicos (como efector, memoria de larga duración, estados menos diferenciados y efectores), para proporcionar respuestas de recuperación eficaces y sólidas después de la eliminación y la reexposición al ligando o antígeno diana, y evitar o reducir el agotamiento, la anergia, la diferenciación terminal y/o la diferenciación a un estado supresor.
[0100] En algunos aspectos, los casos previstos se basan en observaciones de que la eficacia de la terapia celular adoptiva puede estar limitada por el desarrollo de la toxicidad en el sujeto al que se administran tales células, que la toxicidad en algunos casos puede ser grave. Por ejemplo, en algunos casos, la administración de una dosis de células que expresan un receptor recombinante, p. ej., un CAR, puede resultar en toxicidad o riesgo del mismo, como STC o neurotoxicidad, incluyendo, en algunos casos, STC grave o neurotoxicidad grave. En algunos casos, aunque una dosis más alta de dichas células puede aumentar la eficacia del tratamiento, p. ej., al aumentar la exposición a las células, p. ej., al promover la expansión y/o la persistencia, también pueden resultar en un riesgo aún mayor de desarrollar atoxicidad o una toxicidad más severa. Además, en algunos casos, los sujetos con una mayor carga de enfermedad también pueden tener un mayor riesgo de desarrollar una toxicidad o una toxicidad más grave.
[0101] Es posible que ciertos métodos disponibles para tratar o mejorar la toxicidad no siempre sean completamente satisfactorios. Muchos de estos enfoques se centran, p. ej., en dirigirse hacia los efectos posteriores de la toxicidad, tales como el bloqueo de citoquinas, y/o agentes de administración tales como esteroides en dosis altas que también pueden eliminar o deteriorar la función de las células administradas. Además, tales enfoques a menudo implican la administración de tales intervenciones solo tras la detección de signos físicos o síntomas de toxicidad, que, en algunos casos, pueden desarrollarse tras el desarrollo de una toxicidad grave en el sujeto. Muchos de estos otros enfoques tampoco previenen otras formas de toxicidad, como la neurotoxicidad, que puede estar asociada con la terapia celular adoptiva. En algunos casos, tales terapias se administran solo después de que un sujeto presenta un signo o síntoma físico de toxicidad. En algunos casos, esto ocurre en un momento en donde tales síntomas son graves y que, por lo tanto, pueden requerir tratamientos aún más duros o más extremos (p. ej., dosis más altas o una mayor frecuencia de administración) para mejorar o tratar la toxicidad.
[0102] El uso de ciertos enfoques alternativos no proporciona soluciones satisfactorias a estas cuestiones. Por ejemplo, un enfoque que incluyó el tratamiento de todos o un gran subconjunto de sujetos a los que se administró un tratamiento como una terapia celular (p. ej., más grande que el subconjunto de sujetos que finalmente desarrollarán toxicidad o están en o por encima de un cierto nivel de riesgo para la misma), independientemente del riesgo o con un umbral de riesgo demasiado bajo, puede no ser satisfactorio. Por ejemplo, un sujeto administrado con una terapia celular con un agente o terapia para mejorar o prevenir una toxicidad (p. ej., esteroide). Por ejemplo, los enfoques en los que el tratamiento se administró simultáneamente con la administración de las células, o dentro de una ventana de tiempo después de la administración de las células, pero antes del desarrollo de un signo o síntoma físico o un signo o síntoma grave, al menos sin la nivel apropiado de evaluación de riesgos, puede no ser satisfactorio. Por ejemplo, no todos los sujetos administrados con una terapia celular desarrollan o desarrollarán un resultado tóxico, o desarrollarán un resultado tóxico que requiera intervención. Por lo tanto, tales alternativas en algunos contextos
implicarían tratar innecesariamente ciertos sujetos en los que dicho tratamiento puede ser injustificado. Además, en algunos casos, tales agentes y terapias (p. ej., esteroides) están asociados ellos mismos con efectos secundarios tóxicos. Dichos efectos secundarios pueden ser incluso mayores a la dosis o frecuencia más alta en donde sea necesario administrar o tratar con el agente o la terapia para tratar o mejorar la gravedad de la toxicidad que puede resultar de la terapia celular. Además, en algunos casos, un agente o terapia para tratar una toxicidad puede limitar la eficacia de la terapia celular, como la eficacia del receptor quimérico (p. ej., CAR) expresado en células proporcionadas como parte de la terapia celular (Sentman (2013) Immunotherapy, 5:10).
[0103] Los métodos proporcionados ofrecen ventajas sobre los métodos disponibles y soluciones alternativas para abordar, predecir y tratar o prevenir el riesgo de resultados tóxicos. En particular, los métodos proporcionados en algunos casos dan como resultado la identificación de solo aquellos sujetos que se predice que están en riesgo o por encima de un nivel de riesgo umbral particular para desarrollar toxicidad, tal como uno relacionado con una terapia celular. Por lo tanto, los métodos proporcionados en algunos casos permiten la intervención en resultados tóxicos solo en un subconjunto de sujetos que tienen más probabilidades de desarrollar toxicidad. En muchos casos, esto evita tratar la toxicidad en todos los sujetos a los que se les administra la terapia celular, lo que, como se describió anteriormente, puede no estar justificado si muchos de los sujetos nunca hubieran desarrollado la toxicidad y/o puede dar lugar a efectos secundarios significativos en sí mismos.
[0104] Además, los métodos proporcionados en algunos casos también proporcionan ventajas asociadas con la característica de que el riesgo de desarrollar toxicidad, tales como STC (p. ej., STC severa) o neurotoxicidad (p. ej., neurotoxicidad grave), Se pueden predecir temprano, como poco después de la administración o el inicio de un tratamiento, como una terapia celular, o después de la administración o el inicio de una primera dosis de la terapia celular. Por lo tanto, en algunos casos, aquellos sujetos que se predice que están en riesgo de desarrollar toxicidad y/o es más probable que estén en riesgo de desarrollar toxicidad (p. ej., STC o neurotoxicidad, como STC grave o neurotoxicidad grave) pueden recibir una intervención temprana y en general antes de que se desarrolle un signo o síntoma físico de la toxicidad, p. ej., una toxicidad grave, que de otro modo daría lugar a un tratamiento intermedio. En algunos casos, la capacidad de intervenir temprano en el tratamiento de un resultado tóxico o el potencial de un resultado tóxico puede significar que se puede administrar una dosis reducida de un agente para tratar o mejorar la toxicidad y/o se puede administrar una frecuencia disminuida de administración de tal agente o terapia.
[0105] En algunos casos, los métodos proporcionados se basan en observaciones de que ciertos biomarcadores, tales como ciertos biomarcadores de citoquinas, se alteran significativamente ya en el día 1 después de la administración de una terapia celular adoptiva, p. ej., la terapia celular CART en aquellos pacientes que han desarrollado posteriormente una toxicidad grave, por ejemplo de grado 3 o superior, STC o neurotoxicidad. Por lo tanto, dichos biomarcadores como se describen en el presente documento se pueden usar en métodos predictivos para identificar sujetos que tienen probabilidades o más probabilidades de desarrollar una toxicidad grave para la terapia celular con el fin de poder intervenir antes en el tratamiento del sujeto para reducir la toxicidad grave posterior. Dichos métodos pueden informar estrategias racionales para la intervención temprana y, por lo tanto, facilitar la aplicación clínica segura y eficaz de la terapia celular adoptiva, como la terapia con células T de CAR.
[0106] En algunos casos, los métodos proporcionados pueden predecir el riesgo de desarrollar toxicidad, tales como neurotoxicidad (p. ej., neurotoxicidad severa), o STC (p. ej., STC graves), generalmente dentro de 4 horas a 3 días de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de las anteriores, como generalmente dentro o aproximadamente 1 día, 2 días o 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de las anteriores.
[0107] En algunos casos, los métodos proporcionados incluyen la administración de un agente para mejorar un resultado tóxico (p. ej., un agente para mejorar la neurotoxicidad o STC), como después de que se llevan a cabo los métodos predictivos, a una dosis que se reduce o es menor que la dosis de dicho agente administrada a un sujeto en un momento en que se ha desarrollado un signo o síntoma físico y/o en un momento que es mayor de 3 días (p. ej., mayor de 3 a 14 días, tal como mayor de 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13 o 14 días) después de la administración o el inicio de una terapia celular o después de la administración o el inicio de una primera dosis de la terapia celular. En algunos casos, la reducción de la dosis es de al menos 1,2 veces, 1,3 veces, 1,4 veces, 1,5 veces, 2 veces, 3 veces, 4 veces, 5 veces, 6 veces, 7 veces, 8 veces, 9 veces o 10 veces.
[0108] En algunos casos, los métodos proporcionados incluyen la administración del agente a una frecuencia en un ciclo de dosificación o régimen que disminuye en comparación con la frecuencia de administración de un agente en un ciclo de dosificación o régimen de tal agente que se inicia en un momento en donde se ha desarrollado un signo o síntoma físico y/o en un momento que es mayor de 3 días (p. ej., mayor de 3 a 14 días, como mayor de 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13 o 14 días) después de la administración o el inicio de una terapia celular o después de la administración o el inicio de una primera dosis de la terapia celular. En algunos casos, cuando un régimen de referencia o ciclo de tratamiento de un agente (p. ej., un esteroide) implica la administración durante 3 días, la disminución en la frecuencia de administración puede ser la administración durante 1 día o durante 2 días.
[0109] En algunos casos, si se predice que el sujeto está en un riesgo de o diagnosticado con toxicidad (p. ej., neurotoxicidad, tal como la neurotoxicidad y/o STC grave, como STCs), se altera el tratamiento con la terapia celular. Por ejemplo, si se identifica que el sujeto tiene riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STCs), se puede interrumpir el tratamiento con terapia celular. En algunos aspectos, la alteración del tratamiento puede incluir administrar una terapia celular diferente para tratar la enfermedad o afección o administrar un tratamiento para tratar la enfermedad o afección diferente de la terapia celular. En algunos casos, la alteración de la terapia celular incluye la administración de una dosis posterior de células en combinación con un segundo agente terapéutico que trata la enfermedad o afección. En algunos casos, tras la identificación del riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STCs) en un sujeto, el tratamiento se modifica para incluir la administración de una dosis posterior de células que se reduce en comparación con la dosis previa de células o se reduce la frecuencia de administración de la terapia celular.
[0110] En algunos aspectos, el método incluye además, después de la administración del agente o terapia para mejorar o tratar la toxicidad (p. ej.,. neurotoxicidad, tal como la neurotoxicidad y/o STC grave, como STCs), el seguimiento de la eficacia del agente en el tratamiento, prevención, retraso o atenuación de la toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STCs). En algunos casos, el seguimiento de la eficacia incluye determinar un parámetro detectado posteriormente del biomarcador o cada biomarcador en un panel de biomarcadores, que opcionalmente son uno o más biomarcadores (p. ej., citoquinas), en una muestra biológica posterior del sujeto que es o se ha obtenido después de la administración del agente al sujeto, midiendo así un parámetro detectado subsiguientemente para el biomarcador o para cada uno de los biomarcadores en un panel. En algunos casos, el método incluye comparar el parámetro detectado subsiguiente de cada biomarcador, opcionalmente cada citoquina, con un parámetro detectado del biomarcador presente en una muestra previa o con una muestra de referencia antes de la administración del agente. En algunos casos, el agente se considera que es eficaz si el parámetro detectado posterior no se altera a un valor que es más predictivo del desarrollo de la toxicidad (p. ej., neurotoxicidad, tal como la neurotoxicidad y/o STC grave, como STCs) que el parámetro detectado presente en la muestra anterior o muestra de referencia.
[0111] En algunos casos, si el tratamiento no es eficaz, el método incluye además la continuación del tratamiento con el agente, el aumento de la dosificación del agente, el aumento de la frecuencia de la administración del agente o la administración de un agente diferente para tratar, prevenir, retrasar, o atenuar el riesgo de desarrollar neurotoxicidad, como neurotoxicidad grave y/o STC, como STCs.
II. MÉTODOS DE EVALUACIÓN DE BIOMARCADORES RELACIONADOS CON LA TOXICIDAD
[0112] Entre los métodos proporcionados se encuentran los métodos de tratamiento, los métodos para mejorar el desarrollo de toxicidad en un sujeto o los métodos para diagnosticar o predecir un riesgo de desarrollar toxicidad asociada con la terapia celular en un sujeto que implica evaluar o detectar biomarcadores que están asociados con la toxicidad, p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave. En algunos casos, los métodos implican evaluar o detectar uno o un panel de biomarcadores y/o parámetros, y comparar los parámetros con un valor de referencia particular, p. ej., aquellos asociados con un riesgo de desarrollar toxicidad. En algunos casos, los métodos también implican la administración de un agente o una terapia que puede tratar, prevenir, retrasar y/o atenuar el desarrollo de la toxicidad, p. ej., basándose en la evaluación y comparación de los biomarcadores.
[0113] En algunos aspectos, el método incluye obtener una muestra biológica para detectar el parámetro (p. ej., concentración, cantidad, nivel o actividad) y/o evaluar la presencia y/o detectar el parámetro (p. ej., concentración, cantidad, nivel o actividad) en una muestra biológica generalmente dentro de 4 horas a 3 días de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores, como generalmente dentro o aproximadamente 1 día, 2 días o 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos aspectos, el método puede predecir (p. ej., mediante la comparación con un valor de referencia para el biomarcador o cada uno de los biomarcadores en un panel de biomarcadores) el riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave) en un sujeto administración temprana de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de las anteriores, tal como generalmente dentro de 4 horas a 3 días de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores, tal como generalmente dentro o aproximadamente 1 día, 2 días o 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de las anteriores. En algunos casos, el método incluye administrar al sujeto un agente o terapia para mejorar o tratar el riesgo de desarrollar toxicidad en el sujeto, generalmente dentro de las 4 horas a 3 días de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de las anteriores, tal como generalmente dentro o aproximadamente 1 día, 2 días o 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores.
[0114] En algunos casos, los biomarcadores o cada biomarcador en un panel comprenden una citocina y/u otro suero o factor de sangre, como cualquier descrito. En algunos casos, el biomarcador o cada biomarcador en un panel es una citocina, que, en algunos casos, puede ser una quimiocina. En algunos casos, los biomarcadores o cada
biomarcador de un panel comprende un receptor soluble. En algunos casos, los biomarcadores o cada biomarcador de un panel comprende una proteína sérica soluble. A continuación se describen ejemplos de biomarcadores o panel de biomarcadores.
[0115] En algunos casos, el uno o más biomarcadores incluyen dos o más biomarcadores, p. ej., citoquinas. En algunos aspectos, los dos o más biomarcadores se miden simultáneamente a partir de la misma muestra. En otros aspectos, los dos o más biomarcadores se miden o secuencialmente a partir de la misma muestra o de diferentes muestras del sujeto. En algunos casos, el nivel, la cantidad, la concentración u otro parámetro del biomarcador o el panel de biomarcadores son indicativos del riesgo de desarrollar neurotoxicidad, como neurotoxicidad grave y/o STC, como STCs.
[0116] En algunos casos, un panel de biomarcadores se evalúa, se detecta o se mide que incluye al menos un primer y segundo biomarcador. En algunos casos, si los parámetros detectados de los biomarcadores primero y segundo se alteran en comparación con un biomarcador en un control, p. ej., un nivel de dicho biomarcador o panel de biomarcadores en sujetos normales o sujetos que cumplen una clasificación definida o nivel umbral, tal como se describe, el sujeto se identifica o se diagnostica o se predice que tiene riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave). En algunos de estos aspectos, si los parámetros detectados de los biomarcadores primero y segundo no cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que no está en riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave). En algunos casos, si el parámetro detectado de solo uno de los primeros y segundos biomarcadores no cumple con la clasificación, el método puede incluir además la medición de un parámetro de al menos un tercer biomarcador, que solo o junto con los otros biomarcadores en el panel es indicativo de riesgo de desarrollar una toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave). En algunos casos, el tercer biomarcador se puede comparar con un valor de referencia para el biomarcador, por ejemplo basado en un esquema de clasificación, para así determinar si el sujeto está en riesgo de desarrollar una toxicidad (p. ej., neurotoxicidad, como neurotoxicidad severa y/o STC, como STC grave). En algunos casos, el tercer biomarcador es un biomarcador que es diferente de los biomarcadores primero y segundo. En algunos de estos aspectos, si el parámetro detectado del tercer biomarcador cumple con la clasificación, el sujeto se identifica o se diagnostica o predice que está en riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave). En algunos casos, si el parámetro detectado del tercer biomarcador no cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que no está en riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave).
[0117] En algunos casos, la toxicidad es neurotoxicidad grave. En algunos casos, la toxicidad es neurotoxicidad; en algunos casos, es una neurotoxicidad grave. En algunos casos, la toxicidad es STC, como STC grave.
[0118] En algunos casos, el (los) biomarcador(es), p. ej., el factor, como la citocina o quimiocina o receptor de la misma, o biomarcador(es) comprenden uno o más de, p. ej., 2-3 o más de crecimiento transformante factor beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma) o proteína quimioatrayente de monocitos 1 (MCP-1); o IL-6, IFN-y, IL-15, IL-2, IL-18 y/o TIM3, y/o ferritina y/o CRP. En algunos casos, los biomarcadores comprenden uno o más de, p. ej., 2-3 o más de, IFN-y, IL-2,IL-6, IL-8, IL-10, IL-15, IL-2 receptor alfa (IL-2Ra), proteína quimioatrayente de monocitos 1 (MCP-1), receptor del factor de necrosis tumoral p55 (TNFRp55), receptor del factor de necrosis tumoral p75 (TNFRp75), inmunoglobulina de células T y 3 que contiene dominio de mucina (TIM-3), factor activador de células B perteneciente a la familia TNF (BAFF), proteína inflamatoria de macrófagos 1 beta (MIP-1 p), proteína C reactiva (c Rp ), IL-18, receptor soluble de IL-6 (sIL-6R) y ferritina. En algunos casos, los biomarcadores incluyen uno o más de, p. ej., uno, dos o tres de IL-6, IFNy, IL-15, IL-8 e IL-10; y/o incluir uno o más de, p. ej., uno, dos o tres de IL-6, ferritina y proteína C-reactiva (CRP), y opcionalmente adicionalmente IFNy. En algunos casos, los biomarcadores incluyen uno o más de, p. ej., uno, dos, tres o cuatro de IL-6, MCP-1,IL-10 e IL-15. En algunos aspectos de tal caso, la toxicidad es STC y/o la enfermedad o afección es una leucemia, como una LLA, o un linfoma, como un LNH.
[0119] En algunos casos, la citocina o las citoquinas pueden transformar el factor de crecimiento beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma) o proteína quimioatrayente de monocitos 1 (MCP-1). En algunos casos, la citoquina o las citoquinas pueden ser IL-8, IL-18 y/o IL-2. En algunos casos, el biomarcador o biomarcadores pueden ser ferritina, proteína C reactiva (CRP) y/o receptor de TNF soluble tipo 1 (sTNFR1). Como se describió, se ha encontrado que dichos biomarcadores, p. ej., citoquinas, están asociados o son predictivos del desarrollo de toxicidad, p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave, en sujetos que han recibido o están recibiendo terapia celular. En algunos casos, estos sujetos pueden tener una enfermedad o afección que sea un cáncer, como una leucemia o un linfoma. En algunos casos, el sujeto tiene un linfoma no Hodgkin (LNH) o una leucemia linfoblástica aguda (LLA) o una leucemia linfocítica crónica (LLC).
[0120] En algunos casos, el sujeto tiene LNH y la citocina o citoquinas en un panel puede ser factor de crecimiento transformante beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma), como generalmente en al menos dos o tres de TGF-beta, IL-6 o IL-15. En algunos casos, el sujeto tiene
LLA y la citocina o citoquinas en un panel pueden ser interleucina 6 (IL-6), interleucina 15 (IL-15) o proteína quimioatrayente de monocitos 1 (MCP-1), como generalmente en al menos dos o tres de tales citoquinas.
[0121] En algunos casos, el sujeto tiene LNH o LLA, y el biomarcador y biomarcadores en un panel puede ser interleucina 15 (IL-15), interleucina-6 (IL-6), interleucina-2 (IL-2), interferón gamma (IFN-gamma), proteína C reactiva (CRP) y/o ferritina, como generalmente al menos dos o tres de IL-15, IL-6, IL-2,IFN-gamma, c Rp y/o ferritina. En algunos casos, el sujeto tiene LNH o LLA, y el biomarcador y los biomarcadores en un panel pueden ser interleucina-15 (IL-15), interleucina-6 (IL-6), interleucina-8 (IL-8), interleucina-10 (IL-10), receptor soluble de TNF tipo 1 (sTNFR1) y/o interferón gamma (IFNgamma), como generalmente al menos dos o tres de IL-15, IL-6, IL-8, IL-10, sTNFR1 y/o IFN-gamma.
[0122] En algunos casos, el sujeto tiene LNH, LLA o CLLL, y el biomarcador y los biomarcadores en un panel pueden ser IFN-y, IL-2, IL-6, IL-8, IL-10, IL-15, IL-2Ra, MCP-1,TNFRp55, TNFRp75, TIM3, BAFF, MIP-1 p, CRP, IL-18, sIL-6R y/o ferritina, como generalmente al menos dos o tres o cuatro de IL-6, MCP-1, IL-10 e IL-15.
[0123] En algunos casos, los parámetros incluyen parámetros clínicos y de laboratorio y/o biomarcadores. En algunos casos, los parámetros clínicos y de laboratorio y/o biomarcadores incluyen uno o más de la temperatura corporal (°C), el recuento absoluto de neutrófilos en sangre (ANC), el recuento de monocitos en sangre, la frecuencia cardíaca, el recuento de plaquetas en sangre y los niveles de ferritina en sangre, albúmina, fibrinógeno y proteína C reactiva. En algunos casos, los parámetros incluyen la exposición de las células administradas, p. ej., la exposición de las células administradas que son CD4+ o CD8+ o la exposición total de las células administradas. En algunos casos, la exposición se determina por el área bajo la curva (AUC) de las células administradas durante un período de tiempo definido, p. ej., 0-28 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después de la iniciación de cualquiera de las anteriores. En algunos casos, los parámetros pueden usarse individualmente o en combinación con otros parámetros y/o biomarcadores, como en un panel de biomarcadores.
[0124] En algunos casos, los parámetros incluyen los signos vitales, los parámetros hemodinámicos y/o biomarcadores, tales como parámetros que indican inestabilidad hemodinámica o de fuga capilar, p. ej., hipoalbumenia. En algunos casos, los signos vitales, los parámetros hemodinámicos y/o los biomarcadores incluyen uno o más de la temperatura máxima absoluta (°C), la frecuencia cardíaca (latidos/min), la presión arterial sistólica (mm Hg), la presión arterial diastólica (mm Hg), frecuencia respiratoria (respiraciones/min), proteína sanguínea total (g/dl), niveles de albúmina en sangre (g/dl) y cambio de peso con respecto al valor inicial (kg). En algunos casos, los parámetros incluyen temperatura (°C), frecuencia cardíaca (latidos/min), frecuencia respiratoria (respiraciones/min), proteína sanguínea total (g/dL) y niveles de albúmina en sangre (g/dL).
[0125] En algunos casos, los parámetros incluyen factores y/o biomarcadores implicados en la coagulación, tales como biomarcadores asociados con coagulopatía o necesidad de transfusión. En algunos casos, los factores y/o biomarcadores incluyen uno o más niveles de dímero D (pg/ml), fibrinógeno (mg/dL), tiempo de protrombina (PT; seg), tiempo de tromboplastina parcial activada (aPTT; seg), recuento de plaquetas (1000/pL) y necesidades de transfusión. En algunos casos, los parámetros incluyen niveles de dímero D (pg/ml), tiempo de protrombina (PT; seg), tiempo de tromboplastina parcial activada (aPTT; seg) y recuento de plaquetas (1000/pL).
[0126] En algunos casos, los parámetros incluyen recuentos sanguíneos, p. ej., recuento de células sanguíneas, tales como mediciones que indican citopenia, p. ej., monocitopenia o bajos eosinófilos. En algunos casos, los recuentos sanguíneos incluyen uno o más recuento de neutrófilos (1000/pL), recuento de monocitos (1000/pL), recuento de eosinófilos (1000/pL), hemoglobina (g/dL) y porcentaje de hematocrito (%). En algunos casos, los parámetros incluyen recuento de neutrófilos (1000/pL), recuento de monocitos (1000/pL) y recuento de eosinófilos (1000/pL).
[0127] En algunos casos, los parámetros incluyen factores y/o biomarcadores hepáticas y renales, tales como factores o biomarcadores que indican disfunción hepática y renal. En algunos casos, los factores y/o biomarcadores hepáticos y renales incluyen uno o más niveles de aspartato transaminasa (AST; unidades/L), alanina aminotransferasa (ALT; unidades/L), fosfatasa alcalina (ALP; unidades/L), bilirrubina total (mg/dL) y nitrógeno ureico en sangre (BUN; mg/dL). En algunos casos, los parámetros incluyen aspartato transaminasa (AST; unidades/L) y bilirrubina total (mg/dL).
[0128] En algunos aspectos de los métodos proporcionados, se determina que un sujeto es en riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como la neurotoxicidad grave y/o STC, como STC grave) mediante una comparación del parámetro (p. ej.,. concentración, cantidad, nivel o actividad) del biomarcador o, individualmente, cada uno de los biomarcadores a un valor de referencia del parámetro correspondiente para el biomarcador o cada biomarcador. En algunos casos, la comparación indica si el sujeto está o no en riesgo de desarrollar toxicidad, p. ej., neurotoxicidad y/o STC, y/o indica un grado de riesgo de desarrollar dicha toxicidad. En algunos casos, el valor de referencia es uno que es un nivel de umbral o punto de corte en donde hay un buen valor predictivo (p. ej., precisión, sensibilidad, especificidad y/o AUC) de que dicha toxicidad ocurrirá o es probable que ocurra sola o en combinación con uno o más biomarcadores en el panel. En algunos casos, dicho valor de referencia puede ser o está predeterminado o conocido antes de realizar el método, tal como de una pluralidad de sujetos previamente tratados con una terapia celular y evaluados para la correlación del parámetro del biomarcador o, individualmente, cada uno de los biomarcadores en
un panel para la presencia de un resultado tóxico (p. ej., la presencia de neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave).
[0129] En algunos casos, un parámetro de un biomarcador (p. ej., TGF-beta) que es menor que el valor de referencia del parámetro correspondiente está asociado con una predicción positiva de un riesgo de toxicidad (solo o junto con la evaluación de otros biomarcadores en el panel). En algunos casos, un parámetro de un biomarcador (p. ej., IL-6, IL-15, IL-10, IFN-gamma o MCP-1) que es más grande o mayor que el valor de referencia del parámetro correspondiente se asocia con una predicción positiva de un riesgo de toxicidad (solo o junto con la evaluación de los otros biomarcadores en el panel).
[0130] En algunos casos, el método incluye la evaluación o la detección de cada biomarcador en un panel. p. ej., que comprende dos o más biomarcadores como se describe, y comparación con un valor de referencia para cada uno de dichos biomarcadores en el panel en relación con un esquema de clasificación que proporciona un buen valor predictivo (p. ej., precisión, sensibilidad, especificidad y/o AUC) que dicha toxicidad ocurrirá o es probable que ocurra. En algunos casos, el método incluye un esquema de clasificación que prioriza o establece, entre la combinación de biomarcadores, aquellos que deben, individualmente, cumplir con el valor de referencia. Generalmente, al menos dos o al menos tres biomarcadores de entre un panel de biomarcadores deben cumplir con el esquema de clasificación. Por lo tanto, en algunos casos, se entiende que cada biomarcador en el panel no necesita cumplir con el valor de referencia en la clasificación o esquema para preverse la toxicidad (p. ej., neurotoxicidad, como neurotoxicidad severa y/o STC, como STC grave). Se describen esquemas de clasificación ejemplares, tales como esquemas de clasificación ejemplares para predecir neurotoxicidad, tal como neurotoxicidad severa y/o STC, tal como STC severa.
[0131] En algunos casos, el nivel de referencia es un nivel promedio de un grupo de sujetos que reciben el mismo tratamiento, p. ej., para la misma indicación, y/o sujetos que no desarrollan el resultado de toxicidad, tal como no desarrollan grado 3 o mayor neurotoxicidad o STC de grado 3 o mayor. En algunos casos, el nivel de referencia se calcula y/o se determina utilizando métodos estadísticos, clínicos y/u otros análisis o pruebas, p. ej., media de determinación, mediana, precisión, sensibilidad, especificidad, integral, AUC, regresión logística univariante y multivariante, característica operativa del receptor (ROC) y/o cualquiera de los otros métodos de análisis o prueba descritos en este documento.
[0132] En algunos casos, los parámetros evaluados son de niveles en suero pico, concentraciones y/o actividad del biomarcador o un panel de biomarcadores, p. ej., citoquinas, dentro de un período de tiempo definido, p. ej., el nivel de pico dentro de 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 12, 15, 18, 21, 24, 27 y/o 30 días o más después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el nivel sérico máximo es el nivel sérico más alto del biomarcador dentro del período definido. En algunos casos, los parámetros evaluados son niveles máximos, concentraciones y/o actividad del biomarcador o un panel de biomarcadores, p. ej., citoquinas, dentro de un período de tiempo relativamente corto después de la administración de la terapia celular, p. ej., el nivel máximo. dentro de las 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores.
[0133] En algunos casos, los parámetros evaluados son niveles, concentraciones y/o actividad del biomarcador o un panel de biomarcadores, p. ej., citoquinas, en o alrededor de un punto de tiempo definido, p. ej., el nivel medido en un punto de tiempo generalmente dentro de las 4 horas a 3 días de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores, como generalmente dentro o aproximadamente 1 día, 2 días o 3 días después de la administración de la célula terapia, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el parámetro evaluado es una integral en el tiempo de niveles, concentraciones y/o actividad particulares del biomarcador o panel de biomarcadores, como los determinados por el área bajo la curva (AUC; integral definida) de una gráfica de niveles, concentraciones y/o actividad, durante un período de tiempo definido, p. ej., durante 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 12, 15, 18, 21, 24, 27 y/o 30 días o más después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el parámetro evaluado es un cambio relativo en los niveles, concentraciones y/o actividad del biomarcador o panel de biomarcadores, como un cambio relativo durante un período de tiempo definido o en comparación con una afección diferente (p. ej., antes o después de la administración de una terapéutica en particular). En algunos casos, los valores de referencia se calculan o determinan en función de los parámetros que se determinan, como los niveles séricos máximos, los niveles en un momento específico, p. ej., niveles del día 1, AUC en un período de tiempo definido, p. ej., AUC0-28 días y/o cambios en dichos parámetros.
[0134] En algunos casos, los parámetros evaluados son niveles de pico o valle o mediciones, p. ej., los niveles en suero o concentraciones o mediciones de un parámetro en particular, como la temperatura o recuentos de células, dentro de un período de tiempo definido, p. ej., el pico o niveles mínimos o mediciones dentro de 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 12, 15, 18, 21, 24, 27 y/o 30 días o más después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el nivel o medición pico es el nivel o medición más alto dentro del período definido. En algunos casos, el nivel mínimo o la medición es el nivel o la medición más bajo dentro del período definido. En algunos casos, los parámetros evaluados
son niveles máximos o mínimos o mediciones dentro de un período de tiempo relativamente corto después de la administración de la terapia celular, p. ej., los niveles máximos o mínimos o mediciones dentro de 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores.
[0135] En algunos casos, los parámetros evaluados son niveles de pico o valle o mediciones en o alrededor de un punto de tiempo definido, p. ej., el nivel medido en un punto de tiempo generalmente dentro de 4 horas a 3 días de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores, tal como generalmente dentro o aproximadamente 1 día, 2 días o 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el parámetro evaluado es una integral en el tiempo de niveles o mediciones particulares del biomarcador o panel de biomarcadores, como los determinados por el área bajo la curva (AUC; integral definida) de una gráfica de niveles o mediciones durante un tiempo definido, p. ej., durante 1,2, 3, 4, 5, 6, 7, 8, 9, 10, 12, 15, 18, 21, 24, 27 y/o 30 días o más después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores. En algunos casos, el parámetro evaluado es un cambio relativo en el nivel o las mediciones del biomarcador o panel de biomarcadores, como un cambio relativo durante un período de tiempo definido o en comparación con una afección diferente (p. ej., antes o después de la administración de un medicamento terapéutico en particular). En algunos casos, los valores de referencia se calculan o determinan en función de los parámetros que se determinan, como niveles o mediciones máximas, niveles o mediciones en un punto de tiempo específico, p. ej., niveles del día 1, AUC en un período de tiempo definido, p. ej., AUC0 -28 días y/o cambios en dichos parámetros.
[0136] En algunos casos, el valor de referencia se basa en una curva característica de funcionamiento del receptor (ROC) del biomarcador o cada biomarcador en el panel de biomarcadores en una población de sujetos enfermos que tienen un cáncer tratado con una terapia celular. En algunos aspectos, el valor de referencia es una cantidad, concentración o actividad del biomarcador, y generalmente es un valor de referencia del mismo parámetro que se está evaluando, detectando o midiendo en el sujeto. En algunos casos, el valor de referencia lo determina el índice de Youden. Generalmente, el índice de Youden es el valor de referencia en donde la sensibilidad y la especificidad son máximas. En algunos casos, otros métodos conocidos por un experto en la materia para determinar un umbral o punto de corte en donde hay un buen valor predictivo (p. ej., precisión, sensibilidad, especificidad y/o AUC) también se pueden usar para determinar o establecer el valor de referencia.
[0137] En algunos aspectos, el valor de referencia para un biomarcador o, de forma individual, para cada biomarcador en un panel, se selecciona basándose en la sensibilidad o la sensibilidad neta y/o especificidad o especificidad neta, tal como se determina por análisis ROC. En algunos casos, el valor de referencia para un biomarcador o, individualmente, para cada biomarcador en un panel se selecciona para proporcionar una sensibilidad o sensibilidad neta superior a 0,50, superior a 0,60, superior a 0,70, superior a 0,80, superior a 0,90 o mayor que 0,95. En algunos casos, el valor de referencia para un biomarcador o, individualmente, para cada biomarcador en un panel se selecciona para proporcionar una especificidad o especificidad neta superior a 0,50, superior a 0,60, superior a 0,70, superior a 0,80, superior a 0,90 o superior a 0,95. En algunos casos, el valor de referencia para un biomarcador o, individualmente, para cada biomarcador en un panel se selecciona para proporcionar un área bajo la curva (AUC) en un análisis ROC mayor que 0,80, mayor que 0,85, mayor que 0,90 o mayor de 0,95.
[0138] En algunos casos, el valor de referencia para un biomarcador o, de forma individual, para cada biomarcador en un panel, se selecciona para proporcionar una sensibilidad o sensibilidad neta de más de 0,80, más de 0,85, más de 0,90 o más de 0,95. En algunos casos, el valor de referencia para un biomarcador o, individualmente, para cada biomarcador en un panel se selecciona para proporcionar una especificidad o especificidad neta superior a 0,60, superior a 0,70, superior a 0,80, superior a 0,90 o superior a 0,95. En algunos aspectos, el valor de referencia para un biomarcador o, individualmente, para cada biomarcador en un panel se selecciona para proporcionar un AUC en un análisis ROC superior a 0,85, superior a 0,90 o superior a 0,95.
[0139] En algunos casos, para un ensayo dado que indica un resultado positivo o negativo para un resultado, verdadero positivo (TP) es una llamada positivo (PC) en ese ensayo en el caso de un positivo real; falso positivo (FP) es una llamada positiva en el caso de un negativo real; verdadero negativo (TN) es una llamada negativa (NC) en el caso de un negativo real; falso negativo es una llamada negativa en el caso de un positivo real.
[0140] El valor predictivo positivo (PPV) se calcula como el número de verdaderos positivos (TP) dividido por el número total de llamadas positivas (es decir, el número de TP FP) (PPV = TP/(TP FP).
[0141] El valor predictivo negativo (VPN) se calcula como el número de negativos verdaderos (TN) dividido por el número total de llamadas negativas (es decir, el número de TN FN) (NPV = TN/(TN FN).
[0142] Para un ensayo dado, de sensibilidad se puede calcular como TP dividido por positivos reales (TP/AP). La especificidad se puede calcular como TN/negativos reales (TN/AN).
[0143] En algunos casos, dos o más ensayos simultáneos (p. ej., Prueba 1, Prueba 2, etc.), cada uno diseñado individualmente para dar un resultado positivo o negativo para el mismo resultado. En algunos casos, el objetivo de un método de ensayo de dos etapas simultáneas es maximizar la sensibilidad y, por lo tanto, identificar un mayor número de positivos, incluso si esto significa una especificidad reducida o un aumento de falsos positivos. En tales casos de una prueba simultánea en dos etapas, para un dato en muestra o sujeto, solo se realiza una llamada positiva si la muestra o sujeto recibe una llamada positiva en cada una de las pruebas simultáneas. Simultáneo no significa necesariamente que las pruebas deban ejecutarse físicamente simultáneamente; el término se usa simplemente para indicar que para recibir una llamada positiva para las pruebas simultáneas, colectivamente, el sujeto o la muestra debe recibir una llamada positiva en cada una de las pruebas simultáneas individuales. En consecuencia, las pruebas simultáneas generalmente están diseñadas para aumentar la especificidad pero pueden disminuir la sensibilidad.
[0144] En algunos casos, se utilizan dos o más ensayos (p. ej., Prueba 1, Prueba 2, etc.), cada uno diseñado individualmente para dar un resultado positivo o negativo para el mismo resultado, en donde el enfoque de dos etapas está diseñado para aumentar la sensibilidad neta, p. ej., para aumentar la sensibilidad general incluso si se reduce la especificidad. En algunos casos, este diseño de sensibilidad neta aumentada se utiliza en enfoques simultáneos. Generalmente, el objetivo de tal enfoque de ensayo secuencial en dos etapas es maximizar o aumentar la especificidad, incluso a expensas de la sensibilidad. Por lo tanto, este enfoque aumenta la sensibilidad neta. Por lo tanto, este enfoque puede diseñarse para evitar demasiados falsos positivos, incluso si eso significa una sensibilidad reducida o un aumento de falsos negativos. En tal ensayo secuencial, para una muestra o sujeto dado, una llamada negativa solo se realiza si la muestra o el sujeto recibe una llamada negativa en cada una de las pruebas secuenciales; en otras palabras, las muestras/sujetos con llamadas negativas en la Prueba 1 o en la Prueba 2 se denominan negativas. Un enfoque de prueba secuencial en dos etapas no significa necesariamente que las pruebas de detección deban ejecutarse físicamente de forma simultánea. Este lenguaje se refiere solo al enfoque de que para recibir una llamada positiva para las pruebas secuenciales, colectivamente, el sujeto/muestra solo necesita recibir una llamada positiva en una de las pruebas secuenciales individuales, pero que para recibir una puntuación negativa, debe ser negativa en todas las pruebas secuenciales. En consecuencia, las pruebas secuenciales generalmente están diseñadas para aumentar la especificidad pero pueden disminuir la sensibilidad.
[0145] Con referencia a un enfoque de ensayo con dos o más etapas (p. ej., prueba 1, prueba 2.), la "Especificidad Neta" puede calcularse como el número total de llamadas de verdaderos positivos (como se hizo teniendo en cuenta la especificidad total de ambas pruebas, cualquiera que sea el enfoque utilizado) (TP total) dividido por el número de positivos reales en la población evaluada (TP/PA total). De manera similar, la "Sensibilidad Neta" puede calcularse como el número total de negativos verdaderos (como se hizo teniendo en cuenta ambas pruebas, cualquiera que sea el enfoque que se utilice). Para dos enfoques de prueba diseñados para aumentar la sensibilidad, la especificidad neta puede calcularse como igual a la (especificidad de la prueba 1 (Spec1)) (especificidad de la prueba 2 (Spec2))-(Spec 1 x Spec 2). Por tanto, en algunos casos, la especificidad neta puede calcularse como Sen1 x Sen2. Para dos métodos de prueba diseñados para aumentar la especificidad, la sensibilidad neta se puede calcular como igual a (sensibilidad de la prueba 1 (Sen1)) (sensibilidad de la prueba 2 (Sen2))-(Sen1 x Sen2). La especificidad neta se puede calcular como Spec1 x Spec2.
[0146] En muchos contextos de ciertos métodos de diagnóstico, un llamado enfoque "secuencial" se usa más a menudo en los enfoques que implican una prueba de detección inicial a menudo menos invasiva, que se lleva a cabo en un grupo a menudo más grande, seguido por una prueba de diagnóstico a menudo más invasiva, generalmente administrada solo a sujetos identificados como positivos en la primera prueba (de detección). En este sentido, la sensibilidad neta es menor, pero la especificidad neta es mayor. Por otro lado, a menudo ocurre que cuando se evalúan parámetros físicamente diferentes al mismo tiempo o en base a una sola colección de muestras (p. ej., en base a una sola muestra obtenida de un sujeto o una sola prueba física), para muchos diagnósticos. enfoques, se favorece una mayor sensibilidad sobre la especificidad. En otras palabras, a menudo existe el deseo de evitar los falsos negativos, incluso a expensas de la especificidad (p. ej., Incluso si se producen más falsos positivos). Por ejemplo, si dos parámetros son indicativos de un cáncer, pero por sí solos podrían generar demasiados falsos positivos, se puede utilizar un enfoque denominado "simultáneo" en muchos contextos, en donde un sujeto se considera positivo si es positivo para cualquiera de las pruebas individuales pero solo se considera negativo si es negativo para ambos.
[0147] Por otra parte, en algunos casos de los métodos y biomarcadores proporcionados, se utiliza un enfoque llamado "secuencial", a pesar del hecho de que sólo una sola muestra a menudo se recoge y/o múltiples muestras se recogen de forma simultánea, y las pruebas se ejecutan realmente al mismo tiempo. Si bien existe el deseo de mitigar el riesgo real de desarrollar toxicidades graves, ciertas intervenciones diseñadas para mitigar dicho desarrollo pueden presentar sus propios desafíos. Por ejemplo, administración de ciertos agentes para tratar o prevenir la toxicidad, tales como neurotoxicidad o STC, como los esteroides, pueden no ser bien tolerados, en particular en sujetos que simplemente han sufrido un trasplante y/u otra intervención relacionada con el cáncer. Por lo tanto, en algunos casos, las pruebas están diseñadas para aumentar la especificidad, para evitar tratar a sujetos identificados falsamente como positivos para el riesgo. Por ejemplo, una prueba denominada "secuencial" se puede utilizar en este caso en donde un sujeto solo se considera positivo si es positivo en dos o más pruebas separadas, incluso si se realizan simultáneamente. En otros casos, se puede utilizar un enfoque secuencial. En uno de esos aspectos, los métodos proporcionados, debido a que predicen neurotoxicidad y/o STC en una etapa anterior, permiten la administración de una dosis del agente que se reduce en comparación con lo que se administraría a un sujeto que ya presenta signos o síntomas de la toxicidad.
[0148] Por tanto, en algunos casos de los ensayos y kits proporcionados, existe el deseo de una mayor especificidad sobre la sensibilidad, incluso cuando las pruebas se llevan a cabo simultáneamente. Por lo tanto, en algunos casos, se utiliza un ensayo de dos etapas, e incluso cuando se lleva a cabo simultáneamente o de la misma muestra, la especificidad y el VPN aumentan en comparación con las pruebas individuales, y el VPP y la sensibilidad disminuyen, p. ej., aplicando un "enfoque secuencial" (p. ej., en donde un sujeto solo se considera positivo si es positivo tanto para los marcadores como para las pruebas, y de lo contrario se considera negativo). En algunos casos, se utiliza una combinación de métodos secuenciales y simultáneos.
[0149] En otros casos, sin embargo, a modo de permitir dosis reducida y/o la frecuencia de administración del agente para tratar o prevenir la neurotoxicidad y/o STC, en comparación con la utilizada en un sujeto que ya presenta signos o síntomas de neurotoxicidad y/o STC, p. ej., que ya presenta signos de tal toxicidad grave. Por lo tanto, en algunos casos, debido a que los métodos permiten la administración de una dosis o frecuencia reducidas, una especificidad más baja es tolerable y se puede usar un enfoque llamado "simultáneo" para reducir el riesgo de falsos negativos, p. ej., en donde el sujeto solo se considera negativo si es negativo en ambas o en todas las pruebas o marcadores, y de lo contrario se considera positivo o en riesgo.
[0150] En algunos casos, los parámetros de uno o más biomarcadores se evalúan a partir de una evaluación de los parámetros en una muestra biológica. En algunos aspectos, la muestra biológica es un fluido corporal o un tejido. En algunos de estos casos, la muestra biológica, p. ej., fluido corporal, es o contiene sangre completa, suero o plasma.
[0151] En algunos casos, la medición del valor de los uno o más biomarcadores comprende realizar un ensayo in vitro. En algunos aspectos, el ensayo in vitro es un inmunoensayo, un ensayo basado en aptámeros, un ensayo histológico o citológico o un ensayo de nivel de expresión de ARNm. En algunos casos, los valores de uno o más biomarcadores se miden mediante un ensayo de inmunoabsorción ligado a enzimas (ELISA), inmunotransferencia, inmunoprecipitación, radioinmunoensayo (RIA), inmunotinción, un ensayo de citometría de flujo, resonancia de plasmón de superficie (SPR), un ensayo de quimioluminiscencia, un inmunoensayo de flujo lateral, un ensayo de inhibición o un ensayo de avidez. En algunos casos, el valor de al menos uno de los uno o más biomarcadores se determina usando un reactivo de unión que se une específicamente a al menos un biomarcador. En algunos aspectos, el reactivo de unión es un anticuerpo o fragmento de unión a antígeno del mismo, un aptámero o una sonda de ácido nucleico.
[0152] En algunos casos, la precisión de la identificación o predicción es superior al 80%, superior al 85%, superior al 90% o superior al 95%.
A. Biomarcadores ejemplares que predicen la neurotoxicidad
[0153] En algunos aspectos, los biomarcadores o cada uno de los biomarcadores en un panel es una citocina (p. ej., IL-6, IL-15, IL-10, IFN-gamma o MCP-1), y se identifica o se predice o diagnostica que el sujeto está en riesgo de desarrollar una toxicidad (p. ej., neurotoxicidad o neurotoxicidad grave) si los parámetros detectados de al menos dos de las citoquinas cumplen la clasificación. En algunos casos, el sujeto se identifica o se predice o diagnostica que está en riesgo de desarrollar una toxicidad (p. ej., neurotoxicidad, tal como neurotoxicidad grave) si los parámetros detectados de al menos tres de las citoquinas cumplen la clasificación.
[0154] En algunos casos, el biomarcador o panel de biomarcadores o uno o más biomarcadores incluyen una o más citoquinas o quimioquinas, tales como una concentración o concentración relativa de los mismos. En algunos de estos casos, la citocina es o comprende el factor de crecimiento transformante beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma), o proteína quimioatrayente de monocitos-1 (MCP-1). En algunos casos, los biomarcadores comprenden IL-6 e IL-15; en algunos casos, comprenden IL-6.
[0155] En algunos casos, el uno o más biomarcadores incluyen al menos 2 citoquinas o al menos 3 citoquinas. En algunos aspectos, la citocina es factor de crecimiento transformante beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma), proteína quimioatrayente de monocitos 1 (MCP-1).
[0156] En algunos casos, el parámetro es una concentración tal como una concentración de pg/ml. En algunos casos, el parámetro es una concentración que se transforma, como en una escala logarítmica, p. ej., escala Log2. En algunos casos, la referencia a una escala Log2 es una transformación Log2 de una concentración en pg/mL, y puede mostrarse con o sin las unidades correspondientes.
[0157] En algunos casos, se evalúa un panel de biomarcadores de citoquinas, se detecta o se mide que incluye al menos una primera y segunda citoquina. En algunos casos, si los parámetros detectados de las citoquinas primera y segunda cumplen la clasificación, el sujeto se identifica o se diagnostica o se predice que tiene riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, tal como neurotoxicidad grave). En algunos de estos aspectos, si los parámetros detectados tanto de las primeras como de las segundas citoquinas no cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que no está en riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como
neurotoxicidad grave). En algunos casos, si el parámetro detectado de solo una de las citoquinas primera y segunda no cumple con la clasificación, el método puede incluir además medir un parámetro de al menos un tercer biomarcador, p. ej., citocina, solo o junto con los otros biomarcadores en el panel es indicativo de riesgo de desarrollar una toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave). En algunos casos, el tercer biomarcador se puede comparar con un valor de referencia para el biomarcador, tal como basado en un esquema de clasificación, para determinar así si el sujeto está en riesgo de desarrollar una toxicidad (p. ej., neurotoxicidad, tal como neurotoxicidad severa). En algunos casos, el tercer biomarcador es una citocina que es diferente de las citoquinas primera y segunda. En algunos de estos aspectos, si el parámetro detectado de la tercera citocina cumple la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, tal como neurotoxicidad grave). En algunos casos, si el parámetro detectado de la tercera citocina no cumple la clasificación, el sujeto se identifica o se diagnostica o se predice que no tiene riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave).
[0158] En algunos casos, la clasificación, y si se cumple la clasificación basada en un mayor o menor parámetro detectado del biomarcador o cada uno de los biomarcadores en un panel puede depender del biomarcador particular que está siendo medido. Por ejemplo, en algunos casos, como cuando la enfermedad o afección es LNH, la predicción puede basarse en un panel de citoquinas que pueden incluir TGF-beta, IL-6 y/o IL-15. En algunos casos, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave) si el parámetro detectado de al menos una de las citoquinas cumple una clasificación seleccionada de: i) un parámetro detectado de TGF-beta que es menor que el valor de referencia de TGF-beta; ii) un parámetro detectado de IL-6 que es mayor que el valor de referencia de IL-6; y/o iii) un parámetro detectado de IL-15 que es mayor que el valor de referencia de IL-15.
[0159] En algunos casos, tales como donde la enfermedad o afección es LNH, la predicción puede basarse en un panel de citoquinas que pueden incluir todas las citoquinas TGF-beta, IL-6 e IL-15, en donde se mide cada una. En algunos casos, si los parámetros detectados de las tres citoquinas cumplen la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de toxicidad (p. ej., neurotoxicidad, tal como neurotoxicidad grave). En algunos aspectos, si los parámetros detectados de al menos dos de las citoquinas, p. ej., dos de TGF-beta, IL-6 o IL-15, cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave). En algunos casos, si el parámetro detectado de sólo una de las citoquinas cumple la clasificación, el sujeto se identifica o se diagnostica o se predice que no presenta riesgo de toxicidad (p. ej., neurotoxicidad, tal como neurotoxicidad grave).
[0160] En algunos casos, tales como donde la enfermedad o afección es LLA, la predicción puede basarse en un panel de citoquinas que incluyen IL-6, IL-15 y MCP-1. En algunos de estos casos, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave) si el parámetro detectado de al menos una de las citoquinas (p. ej., al menos una de las IL-6, IL-15 o MCP-1) cumple una clasificación seleccionada de: i) un parámetro detectado de IL-6 que es mayor que el valor de referencia de IL-6; ii) un parámetro detectado de IL-15 que es mayor que el valor de referencia de IL-15; y/o iii) un parámetro detectado de MCP-1 que es mayor que el valor de referencia de MCP-1.
[0161] Por lo tanto, en algunos casos, tales como donde la enfermedad o afección es LLA, la predicción puede basarse en un panel de citoquinas que pueden incluir todas las citoquinas IL-6, IL-15 y MCP-1,en donde cada uno se mide. En algunos casos, si los parámetros detectados de las tres citoquinas cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de toxicidad (p. ej., neurotoxicidad, tal como neurotoxicidad grave). En algunos aspectos, si los parámetros detectados de al menos dos de las citoquinas, p. ej., dos de IL-6, IL-15 o MCP-1, cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo por toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave). En algunos casos, si el parámetro detectado de sólo una de las citoquinas cumple la clasificación, el sujeto se identifica o se diagnostica o se predice que no presenta riesgo de toxicidad (p. ej., neurotoxicidad, tal como neurotoxicidad grave).
[0162] En algunos aspectos de los métodos, si la comparación indica que el sujeto está identificado como en riesgo de desarrollar toxicidad (p. ej., alcanza un nivel umbral o punto de corte en donde la clasificación predice la toxicidad), los métodos incluyen tratar al sujeto con un agente o terapia que trata la neurotoxicidad y/o un agente que previene, retrasa o atenúa el desarrollo de neurotoxicidad severa, mejorando así el desarrollo de neurotoxicidad en el sujeto. En una sección a continuación se describen ejemplos de tales agentes, incluidos los agentes para mejorar o tratar la neurotoxicidad.
[0163] En algunos casos, el uno o más biomarcadores incluyen IL-15 e IL-6. En algunos aspectos, el uno o más biomarcadores incluyen IL-15 y TGF-beta. En algunos casos, uno o más biomarcadores incluyen IL-6 y TGF-beta. En algunos casos, el uno o más biomarcadores incluyen IL-15 y MCP-1. En algunos casos, uno o más biomarcadores incluyen IL-6 y MCP-1.
[0164] En algunos casos, tales como donde la enfermedad o afección es LNH, las citoquinas incluyen TGF-beta, IL-6 y/o IL-15. En algunos casos, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar neurotoxicidad, p. ej., neurotoxicidad grave, si el parámetro detectado de al menos una de las citoquinas cumple una
clasificación seleccionada de: i) un parámetro detectado de TGF-beta que es menor que el valor de referencia de TGF-beta; ii) un parámetro detectado de IL-6 que es mayor que el valor de referencia de IL-6; y/o iii) un parámetro detectado de IL-15 que es mayor que el valor de referencia de IL-15.
[0165] En algunos casos, el valor de referencia TGF-beta está dentro de un intervalo de aproximadamente 5,5 a 15,00 (escala log2) o de aproximadamente 45 pg/ml a 33.000 pg/mL. En algunos casos, el valor de referencia de TGF-beta está dentro de un rango de o de aproximadamente 10,00 a 15,00 (escala log2) o de aproximadamente 20.000 a 33.000 pg/ml. En algunos casos, el valor de referencia de TGF-beta es al menos o al menos aproximadamente 10,00, 11,00, 12.00, 13,00, 14,00 o 15,00, cada uno en una escala log2. En algunos casos, el valor de referencia de TGF-beta es al menos o al menos aproximadamente 20.000, 22.000, 24.000, 26.000, 28.000, 30.000 o 32.000 pg/mL. En algunos casos, el valor de referencia de TGF-beta es o es aproximadamente 25000 ± 100 pg/mL o es aproximadamente 14,0 ± 1,0 en una escala log2.
[0166] En algunos aspectos, el valor de referencia de IL-6 está dentro de un intervalo de aproximadamente 2,06 a 5,04 (escala de log2) o de aproximadamente 6,00 pg/ml a 41,0 pg/mL. En algunos casos, el valor de referencia de IL-6 está dentro de un intervalo de aproximadamente 3,5 a 5,4 (escala log2) o de aproximadamente 12 pg/ml a 41 pg/ml. En algunos aspectos, el valor de referencia de IL-6 es al menos o al menos aproximadamente 3,5, 4,0, 4,5, 4,8, 5.0, 5,2 o 5,4, cada uno en la escala log2. En algunos casos, el valor de referencia de IL-6 es al menos o al menos aproximadamente 12 pg/mL, 18 pg/mL, 24 pg/mL, 30 pg/mL o 36 pg/mL. En algunos casos, el valor de referencia de iL-6 es o es aproximadamente 15,2 ± 1,0 pg/ml y/o es aproximadamente 3,9 ± 1,0 pg/ml.
[0167] En algunos casos, el valor de referencia de IL-15 está dentro de un intervalo de aproximadamente 6,01 a 7,01 (escala de log2) o de aproximadamente 69,0 pg/ml a 135,0 pg/ml. En algunos casos, el valor de referencia de IL-15 está dentro de un intervalo de aproximadamente 6,0 a 7,1 (escala log2) o de aproximadamente 74 pg/ml a 135 pg/ml. En algunos aspectos, el valor de referencia de IL-15 es al menos o al menos aproximadamente 6,0, 6,2, 6,4, 6,6, 6,8 o 7,0, cada uno en la escala log2. En algunos casos, el valor de referencia de IL-15 es al menos o al menos alrededor de 74 pg/mL, 80 pg/mL, 90 pg/mL, 100 pg/mL, 110 pg/mL, 120 pg/mL o 130 pg/mL, o es aproximadamente 6,2 ±1,0 en una escala log2 o es aproximadamente 76 ± 4,0 pg/ml.
[0168] En algunos casos, tales como donde la enfermedad o afección es LLA, las citoquinas incluyen IL-6, IL-15 y MCP-1. En algunos de estos casos, el sujeto se identifica o se diagnostica o se prevé que sea en riesgo para desarrollar neurotoxicidad grave si el parámetro detectado de al menos una de las citoquinas (p. ej., al menos una de IL-6, IL-15 o MCP-1) cumple una clasificación seleccionada de: i) un parámetro detectado de IL-6 que es mayor que el valor de referencia de IL-6; ii) un parámetro detectado de IL-15 que es mayor que el valor de referencia de IL-15; y/o iii) un parámetro detectado de MCP-1 que es mayor que el valor de referencia de MCP-1.
[0169] En algunos aspectos, como en las que se miden una primera y segunda citoquina, y opcionalmente una tercera citoquina, la primera citoquina es IL-15, la segunda citoquina es IL-6 y, opcionalmente, la tercera citoquina es MCP-1. Por lo tanto, en algunos casos en los que se miden IL-15, IL-6 y MCP-1,si los parámetros detectados de las tres citoquinas cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar neurotoxicidad severa. En algunos casos, si los parámetros detectados de al menos dos de las citoquinas, p. ej., IL-15 e IL-6 o IL-15 y MCP-1,cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de neurotoxicidad. En algunos casos, si el parámetro detectado de sólo una de las citoquinas cumple con la clasificación, no se identifica al sujeto o se predice que no se diagnostica que tenga riesgo de desarrollar neurotoxicidad.
[0170] En algunos casos, tales como donde la enfermedad o afección es LLA, el valor de referencia de IL-6 está dentro de un intervalo de aproximadamente 2,0 a 4,0 (escala de log2) o de aproximadamente 6,00 pg/ml a 12,0 pg/mL. En algunos aspectos, el valor de referencia de IL-6 es al menos o al menos aproximadamente 3,0 o 4,0, cada uno en una escala log2, o es al menos o al menos aproximadamente 8,0, 9,0, 10,0, 11,0 o 12,0 pg/ml. En algunos casos, el valor de referencia de IL-6 es de aproximadamente 3,0 ± 1,0 en una escala log2 o es de aproximadamente 10,5 ± 1,0 pg/ml.
[0171] En algunos aspectos, el valor de referencia de IL-15 está dentro de un intervalo de aproximadamente 5,0 a 6,5 (escala de log2) o de aproximadamente 40,0 pg/ml a 90,0 pg/mL. En algunos casos, el valor de referencia de IL-15 está dentro de un intervalo de aproximadamente 6,0 a 6,5 (escala log2) o de aproximadamente 70 pg/ml a 90 pg/ml. En algunos casos, el valor de referencia de IL-15 es al menos o al menos aproximadamente 6,0, 6,1, 6,2, 6,3, 6,4 o 6,5, cada uno en escala log2 o es al menos o al menos aproximadamente 70 pg/mL, 75 pg/mL, 80 pg/ml, 85 pg/ml o 90 pg/ml. En algunos casos, el valor de referencia de IL-15 es o es aproximadamente 6,0 ±1,0 en una escala log2 o es aproximadamente 81 ± 4 pg/ml.
[0172] En algunos casos, el valor de referencia MCP-1 está dentro de un intervalo de aproximadamente 7,00 a 12,0 (escala log2) o de aproximadamente 700 pg/ml a 1400 pg/mL. En algunos aspectos, el valor de referencia de MCP-1 está dentro de un intervalo de aproximadamente 9,0 a 12,0 (escala log2) o de aproximadamente 1000 pg/ml a 1400 pg/ml. En algunos casos, el valor de referencia de MCP-1 es al menos o al menos aproximadamente 9,0, 10,0, 11,0 o 12.0, cada uno en una escala log2 o es al menos o al menos aproximadamente 1000 pg/mL, 1100 pg/mL, 1200 pg/mL,
1300 pg/mL o 1400 pg/mL. En algunos casos, el valor de referencia de MCP-1 es o es aproximadamente 10,0 ± 1,0 en una escala log2 o es aproximadamente 1200 ± 100 pg/ml.
[0173] En algunos aspectos, el uno o más biomarcadores incluyen IL-10 y/o IFN-gamma. En algunos casos, el sujeto se identifica como en riesgo de desarrollar neurotoxicidad si el parámetro detectado de IL-10 o IFN-gamma cumple con una clasificación seleccionada de: iv) un valor de IL-10 que es mayor que el valor de referencia de IL-10; o v) un valor de IFN-gamma que es mayor que el valor de referencia de IFN-gamma.
[0174] En algunos casos, el valor de referencia de IL-10 es un valor de referencia que es al menos o al menos aproximadamente 3,0 (escala de log2) o es al menos o al menos aproximadamente 10,0 pg/mL. En algunos casos, el valor de referencia de IL-10 es o es aproximadamente 3,5 ± 1,0 en la escala de log2 o es aproximadamente 11,0 ± 1,0 pg/ml.
[0175] En algunos casos, el valor de referencia de IFN-gamma es un valor de referencia que es al menos o al menos aproximadamente 4,0 (escala de log2) o es al menos o al menos aproximadamente 18,0 pg/mL. En algunos aspectos, el valor de referencia de IFN-gamma es o es aproximadamente 4,2 ± 1,0 en la escala de log2 o es aproximadamente 19,0 ± 1,0 pg/ml.
[0176] En algunos casos, el método es para predecir el riesgo de desarrollar neurotoxicidad. En algunos casos, el método es para predecir neurotoxicidad grave, que generalmente se puede clasificar en función de una escala de clasificación. En algunos casos, la neurotoxicidad se clasifica según la gravedad (p. ej., utilizando una escala de grado 1-5, como se muestra en la Tabla 1 (ver, p. ej., Guido Cavaletti & Paola Marmiroli Nature Reviews Neurology 6, 657 666 (diciembre de 2010); National Cancer Institute-Common Toxicity Criteria versión 4,03 (NCI-CTCAE v4.03). En algunos casos, el riesgo de desarrollar neurotoxicidad o neurotoxicidad grave puede predecirse antes del desarrollo de cualquier signo o síntoma de la neurotoxicidad.
[0177] En algunos casos, se considera que un sujeto desarrolla "neurotoxicidad grave" en respuesta o como consecuencia de la administración de una terapia celular o dosis de células de la misma, si, después de la administración, el sujeto muestra síntomas que limitan el autocuidado (p. ej., bañarse, vestirse y desvestirse, alimentarse, ir al baño, tomar medicamentos) de entre: 1) síntomas de neuropatía motora periférica, incluida la inflamación o degeneración de los nervios motores periféricos; 2) síntomas de neuropatía sensorial periférica, incluida la inflamación o degeneración de los nervios sensoriales periféricos, disestesia, como distorsión de la percepción sensorial, que da como resultado una sensación anormal y desagradable, neuralgia, como una sensación dolorosa intensa a lo largo de un nervio o un grupo de nervios, y/o parestesia, como alteraciones funcionales de neuronas sensoriales que producen sensaciones cutáneas anormales de hormigueo, entumecimiento, presión, frío y calor en ausencia de estímulo.
[0178] En algunos casos, los signos o síntomas físicos asociados con neurotoxicidad grave y/o de grado 3 o superior neurotoxicidad incluyen confusión, delirio, afasia expresiva, obnubilación, mioclonía, letargo, estado mental alterado, convulsiones, actividad de tipo convulsivo, convulsiones (opcionalmente confirmadas por electroencefalograma [EEG]), niveles elevados de amiloide beta (Ap), niveles elevados de glutamato y niveles elevados de radicales de oxígeno. En algunos casos, los signos o síntomas físicos asociados con la neurotoxicidad grave se asocian con neurotoxicidad de grado 3, grado 4 o grado 5. En algunos casos, los signos o síntomas físicos asociados con la neurotoxicidad grave se manifiestan más o más de aproximadamente 5 días después de la terapia celular, 6 días después de la terapia celular o 7 días después de la terapia celular. En algunos casos, neurotoxicidad grave incluye neurotoxicidad con una calificación de 3 o mayor, tal como se expone en la Tabla 1.

[0179] En algunos casos, los métodos de reducir los síntomas asociados con la neurotoxicidad en comparación con otros métodos. Por ejemplo, los sujetos tratados de acuerdo con los métodos proporcionados pueden tener síntomas reducidos de neurotoxicidad, como debilidad o entumecimiento de las extremidades, pérdida de memoria, visión y/o intelecto, conductas obsesivas y/o compulsivas incontrolables, delirios, dolor de cabeza, problemas cognitivos y problemas conductuales que incluyen pérdida de control motor, deterioro cognitivo y disfunción del sistema nervioso
autónomo y disfunción sexual, en comparación con sujetos tratados con otros métodos. En algunos casos, los sujetos tratados según los métodos proporcionados pueden tener síntomas reducidos asociados con neuropatía motora periférica, neuropatía sensorial periférica, distesia, neuralgia o parestesia.
[0180] En algunos casos, los métodos de reducir los resultados asociados con la neurotoxicidad incluyendo daños en el sistema y/o el cerebro nervioso, tales como la muerte de las neuronas. En algunos aspectos, los métodos reducen el nivel de factores asociados con la neurotoxicidad como amiloide beta (Ap), glutamato y radicales de oxígeno.
[0181] En algunos casos, los sujetos a los que se les ha administrado el agente que trata, previene, o reduce el riesgo de desarrollar neurotoxicidad tienen menos síntomas, resultados o los factores asociados con la neurotoxicidad en comparación con los sujetos a los que no se les administra el agente, y/o sujetos a los que se les administra el agente en un momento en donde el sujeto presenta signos o síntomas clínicos de neurotoxicidad o neurotoxicidad grave, p. ej., neurotoxicidad de grado 3 o superior. Por tanto, en algunos aspectos, los sujetos tratados de acuerdo con los métodos proporcionados no desarrollan neurotoxicidad de grado 3 o superior o desarrollan un grado de neurotoxicidad que sea menos grave que si el sujeto hubiera sido identificado o tratado por otros métodos.
[0182] En algunos casos, los métodos proporcionados permiten la identificación de los sujetos como en riesgo de desarrollar neurotoxicidad en un punto de tiempo antes de que otros métodos podrían diagnosticar o predecir el riesgo de desarrollar neurotoxicidad. Por ejemplo, los métodos proporcionados, en algunos aspectos, permiten la detección del riesgo de desarrollar neurotoxicidad antes de que el sujeto haya manifestado signos o síntomas físicos de neurotoxicidad o neurotoxicidad grave. Por ejemplo, los métodos proporcionados, en algunos aspectos, permiten la detección del riesgo de desarrollar neurotoxicidad antes de que el sujeto haya manifestado ciertos signos físicos o síntomas de neurotoxicidad, tales como los indicativos de un estado actual o inminente de neurotoxicidad grave, o antes de que el sujeto haya manifestó ciertos signos o síntomas de neurotoxicidad severa, o antes de que haya desarrollado signos y síntomas que típicamente aparecen o son indicativos de dicha toxicidad más tarde de un determinado punto de tiempo posterior al tratamiento, como después de 1, 2, 3 o 4 días después de la operación. En algunos casos, el diagnóstico en un punto de tiempo temprano puede permitir el uso de una gama más amplia de intervenciones para mejorar la neurotoxicidad en el sujeto en comparación con las intervenciones disponibles una vez que el diagnóstico se realiza mediante otros métodos, como después de que hayan aparecido signos físicos o síntomas de neurotoxicidad manifestados en el sujeto. En algunos casos, la identificación o predicción mediante los métodos proporcionados en un punto de tiempo temprano, p. ej., antes de la aparición de síntomas físicos de neurotoxicidad, puede permitir la administración de una dosis reducida del agente que trata, previene, retrasa o atenúa la neurotoxicidad o el riesgo de desarrollar neurotoxicidad. En algunos casos, esta dosis reducida da como resultado menos efectos secundarios que las dosis más grandes que se administran en otros métodos, como una vez que se han manifestado los síntomas de neurotoxicidad. En algunos aspectos, la dosis reducida es ventajosa porque es menos probable que interfiera o reduzca la potencia de la terapia celular.
[0183] En algunos aspectos, el método incluye además, después de la administración del agente o terapia para mejorar o tratar la toxicidad (p. ej., neurotoxicidad, tal como la neurotoxicidad grave), el seguimiento de la eficacia del agente en el tratamiento, prevención, retraso, o atenuación de la toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave). En algunos casos, el seguimiento de la eficacia incluye determinar un parámetro detectado posteriormente de uno o más biomarcadores (p. ej., citoquinas), en una muestra biológica posterior del sujeto que se obtiene o se ha obtenido después de la administración del agente al sujeto, midiendo así un parámetro detectado subsiguientemente para el uno o más biomarcadores y, opcionalmente, comparar el parámetro detectado subsiguiente de cada biomarcador con un parámetro detectado del biomarcador presente en una muestra previa o con una muestra de referencia antes de la administración del agente. En algunos casos, se considera que el agente es eficaz si el parámetro detectado posteriormente no se modifica a un valor que prediga más el desarrollo de toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave) que el parámetro detectado presente en la muestra anterior o muestra de referencia. Por ejemplo, en algunos aspectos, el biomarcador es una citoquina como IL-15, IL-6, IL-10, IFN-gamma y MCP-1,y el tratamiento con el agente se considera eficaz si el parámetro de detección subsiguiente de la citoquina es aproximadamente la misma o es la misma o es menor que el parámetro detectado presente en una muestra anterior o en la muestra de referencia. En algunos casos, como cuando el biomarcador, p. ej., la citocina, es TGF-beta, el tratamiento con el agente se considera eficaz si el parámetro de la citocina detectado posteriormente es aproximadamente el mismo o es el mismo o es mayor que el parámetro detectado presente en una muestra previa o en la muestra de referencia.
B. Biomarcadores ejemplares que predicen el STC
[0184] En algunos aspectos, los biomarcadores o cada uno de los biomarcadores en un panel es una citocina o una proteína sérica como cualquiera de las descritas anteriormente, y el sujeto se identifica o se predice o diagnostica que está en riesgo de desarrollar una toxicidad (p. ej., STC o STC grave) si los parámetros detectados de uno o más biomarcadores cumplen la clasificación. En algunos casos, los biomarcadores o cada uno de los biomarcadores en un panel es una citocina o una proteína sérica (p. ej., IFN-y, IL-2,IL-6, IL-8, IL-10, IL-15, IL-2Ra, MCP-1,TNFRp55, TNFRp75, TIM3, BAFF, MIP-1p, CRP, IL-18, sIL-6R y/o ferritina) y el sujeto se identifica o se predice o diagnostica que está en riesgo de desarrollar una toxicidad (p. ej., STC o STC grave) si los parámetros detectados de uno o más biomarcadores cumplen la clasificación. En algunos casos, el biomarcador o cada uno de los biomarcadores en un
panel es IL-15, IL-6, IL-2,IFN-gamma, CRP, ferritina, IL-8, IL-10 y/o sTNFRI. En algunos casos, el sujeto se trata con las células que expresan el receptor recombinante (p. ej., células T de CAR) para tratar una enfermedad o afección (p. ej., cáncer) y los métodos identifican a un sujeto en riesgo de desarrollar toxicidad por la terapia. En algunos casos, la enfermedad o afección es LNH, LLA o LLC.
[0185] En algunos aspectos, el biomarcador o biomarcadores indicativos de riesgo de desarrollar toxicidad, p. ej., STC o STC graves, incluyen parámetros clínicos o de laboratorio, tales como temperatura, ritmo cardíaco, recuento de neutrófilos absoluto, recuento de monocitos, recuento de plaquetas, niveles de albúmina, niveles de ferritina y/o niveles de CRP, y el sujeto se identifica o se predice o diagnostica que está en riesgo de desarrollar una toxicidad (p. ej., STC o STC grave) si los parámetros detectados de en uno o más biomarcadores cumplen la clasificación. En algunos casos, el sujeto se identifica o se predice o diagnostica que está en riesgo de desarrollar una toxicidad (p. ej., STC, como STC grave) si los parámetros detectados de al menos dos de los biomarcadores, p. ej., citoquinas, factores séricos o factores clínicos o parámetros de laboratorio, cumplen con la clasificación. En algunos casos, la toxicidad es el síndrome de tormenta de citoquinas (STC).
[0186] En algunos aspectos, el biomarcador o biomarcadores indicativos de riesgo de desarrollar toxicidad, p. ej., STC o STC graves, incluye(n) biomarcador(es) que se relacionan con los signos vitales, la hemodinámica, coagulación, los recuentos de sangre, función hepática y/o función renal. Por ejemplo, en algunos casos, los biomarcadores incluyen signos vitales, parámetros hemodinámicos y/o biomarcadores, como uno o más de la temperatura máxima absoluta (°C), la frecuencia cardíaca (latidos/min), la presión arterial sistólica (mm Hg), presión arterial diastólica (mm Hg), frecuencia respiratoria (respiraciones/min), proteína sanguínea total (g/dL), niveles de albúmina en sangre (g/dL) y cambio de peso con respecto al valor inicial (kg); factores de coagulación y/o biomarcadores, como uno o más de los niveles de dímero D (pg/ml), fibrinógeno (mg/dL), tiempo de protrombina (PT; seg), tiempo de tromboplastina parcial activada (aPTT; seg), recuento de plaquetas (1000/pL) y requisitos de transfusión; recuentos sanguíneos, p. ej., recuentos de células sanguíneas, como uno o más recuento de neutrófilos (1000/pL), recuento de monocitos (1000/pL), recuento de eosinófilos (1000/pL), hemoglobina (g/dL) y hematocrito porcentaje (%); y/o factores y/o biomarcadores hepáticos y renales, tales como uno o más niveles de aspartato transaminasa (AST; unidades/L), alanina aminotransferasa (ALT; unidades/L), fosfatasa alcalina (ALP; unidades/L), bilirrubina total (mg/dL) y nitrógeno ureico en sangre (BUN; mg/dL).
[0187] En algunos casos, el (los) parámetro(s) indicativo(s) de riesgo de desarrollar toxicidad, p. ej., STC o STC graves, incluyen los signos vitales, parámetros y/o biomarcadores hemodinámicos, tales como parámetros que indican inestabilidad hemodinámica o de fuga capilar, p. ej., hipoalbumenia, como temperatura (°C), frecuencia cardíaca (latidos/min), frecuencia respiratoria (respiraciones/min), proteína total en sangre (g/dL) y niveles de albúmina en sangre (g/dL). En algunos casos, el STC o STC grave se asocia con una temperatura más alta, una frecuencia cardíaca más alta, una frecuencia respiratoria más alta, una proteína sanguínea total más baja y una albúmina total en sangre más baja (hipoalbumenia), dentro de un período de tiempo relativamente corto después de la administración de la terapia celular, por ejemplo, el nivel máximo o mínimo dentro de las 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular.
[0188] En algunos casos, el (los) parámetro(s) indicativo(s) de riesgo de desarrollar toxicidad, p. ej., STC o STC graves, incluyen factores y/o biomarcadores implicadas en la coagulación, tales como biomarcadores asociados con coagulopatía o necesidad de transfusión, tales como los niveles de dímero D (pg/mL), tiempo de protrombina (TP; seg), tiempo de tromboplastina parcial activada (TTPa; seg) y recuento de plaquetas (1000/pL). En algunos casos, el STC o STC grave se asocia con un dímero D más alto, un tiempo de protrombina más alto, un tiempo de tromboplastina parcial activada más alto y un recuento de plaquetas más bajo, dentro de un período de tiempo relativamente corto después de la administración de la terapia celular, p. ej., el pico o nivel mínimo dentro de las 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular.
[0189] En algunos casos, el (los) parámetro(s) indicativo(s) de riesgo de desarrollar toxicidad, p. ej., STC o STC graves, incluyen los recuentos de sangre, p. ej., recuento de células sanguíneas, tales como mediciones que indican citopenia, p. ej., monocitopenia o bajas eosinófilos. En algunos casos, los parámetros incluyen el recuento de neutrófilos (1000/pL), el recuento de monocitos (1000/pL) y el recuento de eosinófilos (1000/pL). En algunos casos, el STC o el STC grave se asocia con una menor cantidad de neutrófilos, una menor cantidad de monocitos y una menor cantidad de eosinófilos, dentro de un período de tiempo relativamente corto después de la administración de la terapia celular, p. ej., el nivel máximo o mínimo dentro de 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular.
[0190] En algunos casos, el (los) parámetro(s) indicativo(s) de riesgo de desarrollar toxicidad, p. ej., STC o STC graves, incluyen factores hepáticas y renales y/o biomarcadores, tales como factores o biomarcadores que indican disfunción hepática y renal, tales como aspartato transaminasa (AST; unidades/L) y bilirrubina total (mg/dL). En algunos casos, el s Tc o STC grave se asocia con AST y bilirrubina más altos, dentro de un período de tiempo relativamente corto después de la administración de la terapia celular, p. ej., el nivel máximo o mínimo dentro de 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular.
[0191] En algunos casos, se evalúa un panel de biomarcadores, se detecta o se mide que incluye al menos un primer y segundo biomarcador. En algunos casos, si los parámetros detectados de los biomarcadores primero y segundo cumplen la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar toxicidad (p. ej., STC, tal como STC grave). En algunos de estos aspectos, si los parámetros detectados tanto del primer como del segundo biomarcadores no cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que no corre riesgo de desarrollar toxicidad (p. ej., STC, como STC grave). En algunos casos, si el parámetro detectado de sólo uno de los primeros y segundos biomarcadores no cumple con la clasificación, el método puede incluir además medir un parámetro de al menos un tercer biomarcador, p. ej., un tercer biomarcador que es diferente de los biomarcadores primeros y segundos, que solos o junto con los otros biomarcadores en el panel es indicativo de riesgo de desarrollar una toxicidad (p. ej., STC, como s Tc grave). En algunos de estos aspectos, si el parámetro detectado del tercer biomarcador cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar toxicidad (p. ej., STC, como STC grave). En algunos casos, si el parámetro detectado del tercer biomarcador no cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que no está en riesgo de desarrollar toxicidad (p. ej., STC, como STC grave).
[0192] En algunos casos, la clasificación, y si se cumple la clasificación basada en un mayor o menor detecta parámetro del biomarcador o cada uno de los biomarcadores en un panel puede depender del biomarcador particular que está siendo medido. En algunos casos, la clasificación incluye la evaluación de parámetros de un biomarcador o un panel de biomarcadores como niveles máximos o mínimos, mediciones, concentraciones y/o actividad durante o dentro de un período de tiempo definido, o los niveles, mediciones, concentraciones y/o actividad de un biomarcador o un panel de biomarcadores en un momento específico. En algunos casos, el punto de tiempo específico es un punto de tiempo temprano después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores, p. ej., antes de que el sujeto haya manifestado signos o síntomas físicos de toxicidad, p. ej., STC o STC grave. En algunos casos, el parámetro evaluado para la clasificación es el nivel máximo o mínimo de un biomarcador o un panel de biomarcadores, dentro de 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 12, 15, 18, 21, 24, 27 y/o 30 días o más después de la administración de la terapia celular. En algunos casos, el parámetro evaluado para la clasificación es el nivel de un biomarcador o un panel de biomarcadores en un punto de tiempo definido, p. ej., un punto de tiempo generalmente dentro de 4 horas a 3 días de la administración de la terapia celular, como generalmente dentro o aproximadamente 1 día, 2 días o 3 días después de la administración de la terapia celular. En algunos casos, el parámetro evaluado para la clasificación es el nivel de un biomarcador o un panel de biomarcadores, p. ej., citoquinas, en o aproximadamente el día 1 después de la administración de la terapia celular. En algunos casos, los parámetros evaluados son niveles máximos o mínimos, mediciones, concentraciones y/o actividad del biomarcador o un panel de biomarcadores, p. ej., citoquinas, dentro de un período de tiempo relativamente corto después de la administración de la terapia celular, p. ej., el nivel máximo o mínimo dentro de las 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores.
[0193] En algunos casos, el biomarcador o biomarcadores indicativos de riesgo de desarrollar toxicidad, p. ej., STC o STC graves, comprenden uno o más de temperatura, ritmo cardíaco, recuento de neutrófilos absoluto, recuento de monocitos, recuento de plaquetas, niveles de albúmina, niveles de ferritina, y/o niveles de CRP, como por encima o por encima (o por debajo) de un nivel de referencia o umbral. En algunos casos, el biomarcador o biomarcadores indicativos de riesgo de desarrollar toxicidad, p. ej., STC o STC grave, comprenden uno o más de temperatura, frecuencia cardíaca, frecuencia respiratoria, proteína sanguínea total, niveles de albúmina en sangre, niveles de dímero D, protrombina tiempo (PT), tiempo de tromboplastina parcial activada (TTPa), recuento de plaquetas, recuento de neutrófilos, recuento de monocitos y recuento de eosinófilos, aspartato transaminasa (AST) y bilirrubina total, como en o por encima (o por debajo) de un nivel de referencia o umbral. En un aspecto, se considera que el sujeto tiene el riesgo de desarrollar STC grave (p. ej., STC de grado >3 o STC de grado > 4), y en algunos aspectos se trata con una o más intervenciones para ello, si el sujeto presenta fiebre, frecuencia cardíaca, nivel de ferritina y/o nivel de proteína C reactiva en o por encima de un nivel de referencia o umbral, o exhibe una combinación de uno, dos, tres o cada uno de dichos factores. En cada caso, dicho nivel en algunos aspectos se encuentra en un punto en el tiempo que puede especificarse individualmente y/o es un nivel máximo o mínimo. En algunas formas de realización, el nivel es el nivel máximo o mínimo dentro de un período de tiempo relativamente corto después de la administración de la terapia celular, p. ej., el nivel máximo o mínimo dentro de las 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular. En algunos aspectos, es el nivel al día 1 o al día 2 post-administración de las células, y en algunos aspectos a los días 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14 o 15. Por ejemplo, en algunos aspectos, el sujeto exhibe el nivel relativamente alto de ferritina (p. ej., en una muestra de sangre) el día 1 o 2 después de la administración de células T de CAR+.
[0194] En un aspecto, se considera que el sujeto tiene riesgo de desarrollar STC grave (p. ej., STC de grado > 3 o STC de grado > 4), y en algunos aspectos se trata con una o más intervenciones para ello, si el sujeto exhibe un recuento de plaquetas, recuento de ANC o recuento de monocitos, que está en o por debajo de un nivel de referencia o umbral, o una combinación de dos o más de los anteriores. En cada caso, dicho nivel en algunos aspectos se encuentra en un punto en el tiempo que puede especificarse individualmente y/o es un nivel máximo. En algunos aspectos, el nivel es el nivel del marcador individual el día 1 o el día 2 después de la administración de las células, y en algunos aspectos el día 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14 o 15. Por ejemplo, en algunos aspectos, el sujeto exhibe el nivel relativamente alto de ferritina (p. ej., en una muestra de sangre) en el día 1 o 2 después de la
administración de células T de CAR+. En algunos aspectos, el nivel de referencia es un nivel promedio de un grupo de sujetos que reciben el mismo tratamiento, p. ej., para la misma indicación, y/o aquellos sujetos que no desarrollan el resultado de toxicidad, tal como que no desarrollan un STC de grado 3 o superior o no desarrollan neurotoxicidad severa. En algunos casos, se considera que el sujeto está en riesgo si presenta un nivel de ferritina que está en o por encima de un umbral o nivel de referencia y un recuento de plaquetas que está en o por debajo de un nivel de referencia, en un punto de tiempo después de la administración, como en el día 1 o 2 después de la administración de células T.
[0195] En algunos casos, tales como donde la enfermedad o afección es LNH o LLA, la predicción puede basarse en un panel de biomarcadores que pueden incluir uno o más de temperatura, ritmo cardíaco, recuento de neutrófilos absoluto, recuento de monocitos, recuento de plaquetas, albúmina niveles, niveles de ferritina y/o niveles de PCR, de un sujeto o una muestra biológica derivada de un sujeto. En algunos casos, la detección comprende la detección de la concentración o concentración relativa directamente en la muestra biológica o indirectamente, mediante detección en una muestra de prueba obtenida de dicha muestra biológica, en donde la detección se realiza no más de 1,2, 3, 4, 5, 6, 7, 8, 9, 10, 12, 15, 18, 21, 24, 27 y/o 30 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de lo anterior. En algunos casos, los métodos incluyen comparar los niveles de cada uno de los biomarcadores en el panel con un valor de referencia para cada biomarcador respectivo, en donde, si el valor detectado o el valor relativo de uno o más de los biomarcadores cumplen individualmente con una clasificación, el se identifica o se diagnostica o predice que el sujeto está en riesgo de desarrollar neurotoxicidad, que opcionalmente es neurotoxicidad grave, en donde la clasificación se selecciona de: i) para temperatura, mayor que el valor de referencia de temperatura; ii) para el recuento de ANC, menor que el valor de referencia del recuento de ANC; iii) para el recuento de monocitos, menor que el valor del recuento de monocitos de referencia; iv) para frecuencia cardíaca, mayor que el valor de frecuencia cardíaca de referencia; v) para el recuento de plaquetas, menor que el valor del recuento de plaquetas de referencia; vi) para niveles de ferritina, mayores que el valor de ferritina de referencia; vii) para niveles de albúmina, inferiores al valor de albúmina de referencia; y/o viii) para niveles de PCR, mayores que el valor de PCR de referencia.
[0196] En algunos casos, la predicción puede basarse en un panel de biomarcadores que pueden incluir uno o más de uno o más de temperatura, la frecuencia cardíaca, frecuencia respiratoria, la proteína total de la sangre, niveles de albúmina en la sangre, los niveles de D-dímero, tiempo de protrombina (TP), tiempo de tromboplastina parcial activada (TTPa), recuento de plaquetas, recuento de neutrófilos, recuento de monocitos y recuento de eosinófilos, aspartato transaminasa (AST) y bilirrubina total, como en o por encima (o por debajo) de un nivel de referencia o umbral. En algunas formas de realización, el nivel es máximo o mínimo dentro de las 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular. En algunos casos, los métodos incluyen comparar los niveles de cada uno de los biomarcadores en el panel con un valor de referencia para cada biomarcador respectivo, en donde, si el valor detectado o el valor relativo de uno o más de los biomarcadores cumplen individualmente con una clasificación, se identifica o se diagnostica o se predice que el sujeto está en riesgo de desarrollar neurotoxicidad, que opcionalmente es neurotoxicidad grave, en donde la clasificación se selecciona de: i) para temperatura, mayor que el valor de referencia de temperatura; ii) para la frecuencia cardíaca, mayor que el valor de referencia de la frecuencia cardíaca; iii) para la frecuencia respiratoria, mayor que el valor de referencia de la frecuencia respiratoria; iv) para los niveles de proteína sanguínea total, menor que el valor de proteína sanguínea total de referencia; v) para niveles de albúmina, inferiores al valor de albúmina de referencia; vi) para el nivel de dímero D, mayor que el valor de referencia del nivel de dímero D; vii) para PT, mayor que el valor de referencia de PT; viii) para TTPa, mayor que el valor de referencia aPTT; ix) para el recuento de plaquetas, menor que el valor del recuento de plaquetas de referencia; x) para el recuento de neutrófilos, menor que el valor de referencia del recuento de neutrófilos; xi) para el recuento de monocitos, menor que el valor del recuento de monocitos de referencia; xii) para el recuento de eosinófilos, menor que el valor del recuento de eosinófilos de referencia; xiii) para AST, mayor que el valor AST de referencia; y/o xivi) para niveles de bilirrubina, mayores que el valor de bilirrubina de referencia.
[0197] En algunos casos, se considera que el sujeto está en riesgo de sufrir un resultado tóxico (como STC de grado > 3 y/o neurotoxicidad grave) si presenta un nivel máximo de uno o de o una combinación de dos o más (p. ej., cada uno de) IL-15, IL-6, IL-2, IFN-y, proteína C reactiva y ferritina en una muestra, como en una muestra de sangre o derivada de sangre, después del tratamiento, que está en o por encima de un nivel de referencia o umbral. En algunos casos, se considera que el sujeto está en riesgo de sufrir un resultado tóxico (como STC de grado > 3 y/o neurotoxicidad grave) si presenta un nivel de uno o de, o una combinación de dos o más de (p. ej., cada uno de), IL-15, IL-6, IL-8, IL-10, receptor de TNF soluble tipo 1 (sTNFR1) e IFN-y en una muestra del sujeto, p. ej., una muestra de sangre, en o alrededor del día 1 o día 2 después de la administración de la terapia, tal como de las células.
[0198] En algunos casos, el sujeto tiene LNH o LLA, y el biomarcador y biomarcadores en un panel pueden ser interleucina 15 (IL-15), interleucina-6 (IL-6), interleucina-2 (IL-2), interferón gamma (IFN-gamma), proteína C reactiva (CRP) y/o ferritina, como generalmente al menos uno, dos o tres de IL-15, IL-6, IL-2,IFN-gamma, CRP y/o ferritina. En algunos casos, el sujeto tiene LNH o LLA, y el biomarcador y los biomarcadores en un panel pueden ser interleucina-15 (IL-15), interleucina-6 (IL-6), interleucina-8 (IL-8), interleucina-10 (IL-10), receptor soluble de TNF tipo 1 (sTNFR1) y/o interferón gamma (IFN-gamma), como generalmente al menos uno, dos o tres de IL-15, IL-6, IL-8, IL-10, sTNFR1 y/o IFN-gamma. En algunos casos, el sujeto tiene LNH, LLA o LNH, y el biomarcador y los biomarcadores en un panel es uno o más IFN-y, IL-2, IL-6, IL-8, IL-10, IL-15, IL-2Ra, MCP-1,TNFRp55, TNFRp75, TIM3, BAFF, MIP-1 p, CRP, IL18, sIL-6R y/o ferritina, como generalmente al menos dos o tres o cuatro de IL-6, MCP-1,IL-10 e IL-15. En algunos casos, el uno o más biomarcadores incluyen una citoquina, como IL-15, IL-6, IL-8, IL-18 y/o IL-2. En algunos casos, el biomarcador o biomarcadores pueden ser ferritina, proteína C reactiva (CRP) y/o receptor de TNF soluble tipo 1 (sTNFR1).
[0199] En algunos casos, el parámetro es una concentración tal como una concentración de pg/ml. En algunos casos, el parámetro es una concentración que se transforma, como en una escala logarítmica, p. ej., escala Log2. En algunos casos, la referencia a una escala Log2 es una transformación Log2 de una concentración en pg/mL, y puede mostrarse con o sin las unidades correspondientes.
[0200] En algunos casos, tales como donde la enfermedad o afección es LNH o LLA, la predicción puede basarse en un panel de biomarcadores que puede incluir IL-15, IL-6, IL-2,IFN-gamma, CRP y/o ferritina. En algunos casos, el parámetro evaluado son los niveles séricos máximos de uno o más de IL-15, IL-6, IL-2,IFN-gamma, CRP y/o ferritina, dentro de 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 12, 15, 18, 21, 24, 27 y/o 30 días o más después de la administración de la terapia celular, como el nivel sérico máximo dentro de los 10 días posteriores a la administración de una o más dosis de la terapia celular. En algunos casos, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar toxicidad (p. ej., STC, como STC grave) si el parámetro detectado de al menos una de las citoquinas cumple con una clasificación seleccionada de: i) un parámetro de detección de IL-15 que es mayor que el valor de referencia de IL-15; ii) un parámetro detectado de IL-6 que es mayor que el valor de referencia de IL-6; iii) un parámetro detectado de IL-2 que es mayor que el valor de referencia de IL-2; iv) un parámetro detectado de IFN-gamma que es mayor que el valor de referencia de IFN-gamma; v) un parámetro de CRP detectado que es mayor que el valor de referencia de CRP; y/o vi) un parámetro detectado de ferritina que es mayor que el valor de referencia de ferritina.
[0201] En algunos casos, tales como donde la enfermedad o afección es LNH o LLA, la predicción puede basarse en un panel de biomarcadores que puede incluir IL-15, IL-6, IL-8, IL-10, sTNFR1 y/o IFN-gamma. En algunos casos, el parámetro evaluado son los niveles séricos de uno o más de IL-15, IL-6, IL-2,IFN-gamma, CRP y/o ferritina, medidos dentro de las 4 horas a 3 días después de la administración de la terapia celular, tal como el nivel en suero en o aproximadamente 1 día después de la administración de una o más dosis de la terapia celular. En algunos casos, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar toxicidad (p. ej., STC, como STC grave) si el parámetro detectado de al menos una de las citoquinas cumple una clasificación seleccionada de: i) un parámetro de IL-15 que es mayor que el valor de referencia de IL-15; ii) un parámetro detectado de IL-6 que es mayor que el valor de referencia de iL-6; iii) un parámetro detectado de IL-8 que es mayor que el valor de referencia de IL-8; iv) un parámetro detectado de IL-10 que es mayor que el valor de referencia de IL-10; v) un parámetro detectado de sTNFR1 que es mayor que el valor de referencia de sTNFR1; y/o vi) un parámetro detectado de IFN-gamma que es mayor que el valor de referencia de IFN-gamma.
[0202] En algunos casos, como cuando la enfermedad o afección es LNH, LLA o LNH, la predicción puede basarse en un panel de biomarcadores que pueden incluir IFN-y, IL-2,IL-6, IL-8, IL-10, IL-15, IL-2Ra, Mc P-1, TNFRp55, TNFRp75, TIM3, BAFF, MIP-1 p, CRP, IL-18, sIL-6R y/o ferritina. En algunos casos, el nivel es máximo o mínimo dentro de las 4, 8, 12, 24, 36 o 48 horas después de la administración de la terapia celular. En algunos casos, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar toxicidad (p. ej., STC, como STC grave, p. ej., STC de grado 4 o superior) si el parámetro detectado de al menos una de las citoquinas cumple con una clasificación seleccionada de: i) un parámetro detectado de IFN-y que es mayor que el valor de referencia de IFN-y; ii) un parámetro detectado de IL-2 que es mayor que el valor de referencia de IL-2; iii) un parámetro detectado de iL-6 que es mayor que el valor de referencia de IL-6; iv) un parámetro detectado de IL-8 que es mayor que el valor de referencia de IL-8; v) un parámetro detectado de IL-10 que es mayor que el valor de referencia de IL-10; vi) un parámetro detectado de lL-15 que es mayor que el valor de referencia de IL-15; vii) un parámetro detectado de IL-2Ra que es mayor que el valor de referencia de IL-2Raviii) un parámetro detectado de MCP-1 que es mayor que el valor de referencia de MCP-1; ix) un parámetro detectado de TNFRp55 que es mayor que el valor de referencia de TNFRp55; x) un parámetro detectado de TNFRp75 que es mayor que el valor de referencia de TNFRp75; xi) un parámetro detectado de TIM3 que es mayor que el valor de referencia TIM3; xii) un parámetro detectado de BAFF que es mayor que el valor de referencia de Ba f F; xiii) un parámetro detectado de MlP-1p que es mayor que el valor de referencia de MIP-1p; xiv) un parámetro detectado de CRP que es mayor que el valor de referencia de CRP; xv) un parámetro detectado de IL-18 que es mayor que el valor de referencia de lL-18; xvi) un parámetro detectado de slL-6R que es mayor que el valor de referencia de sIL-6R; y/o xvii) un parámetro detectado de ferritina que es mayor que el valor de referencia de ferritina.
[0203] En algunos casos, la predicción puede basarse en un panel de citoquinas que puede incluir uno o más de los biomarcadores IL-15, IL-6, IL-2,IFN-gamma, CRP y/o ferritina; o uno o más de los biomarcadores IL-15, IL-6, IL-8, IL-10, sTNFR1 y/o IFN-gamma; o uno o más de los biomarcadores IL-6, MCP-1,IL-10 y/o IL-15, en los que se mide cada uno. En algunos casos, si los parámetros detectados de uno, dos, tres, cuatro, cinco o seis biomarcadores cumplen la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de toxicidad (p. ej., STC, como STC grave). En algunos aspectos, si los parámetros detectados de al menos dos de los biomarcadores cumplen la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de toxicidad (p. ej., STC, como STC grave). En algunos aspectos, si los parámetros detectados de al menos tres de los biomarcadores cumplen con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de toxicidad (p. ej., STC, como
STC grave). los parámetros detectados de solo uno de los biomarcadores cumplen la clasificación, el sujeto se identifica o se diagnostica o se predice que no presenta riesgo de toxicidad (p. ej., STC, como STC grave).
[0204] En algunos casos, tales como donde la enfermedad o afección es LLC, LNH o LLA, el panel de biomarcadores puede incluir uno o más de IL-6, MCP-1,IL-10 y/o IL-15. En algunos casos, si el parámetro para la citoquina o, en el caso de la combinación, para al menos una, al menos dos o al menos tres de las citoquinas seleccionadas entre IL-6, MCP-1, IL-10 y La IL-15, individualmente, cumple una clasificación seleccionada de: i) para IL-6, mayor que el valor de referencia de IL-6; ii) para MCP-1, mayor que el valor de referencia de MCP-1; iii) para IL-10, mayor que el valor de referencia de IL-10; y/o iv) para IL-15, mayor que el valor de referencia de IL-15, entonces la comparación indica que el sujeto está en riesgo de toxicidad y/o que el riesgo está por encima del nivel umbral de riesgo. En algunos casos, el valor de referencia de IL-6 es un valor de referencia que es al menos o al menos aproximadamente 26,0 pg/ml es o es aproximadamente 27,0 ± 1,0 pg/ml; y/o el valor de referencia MCP-1 es un valor de referencia que es al menos o al menos aproximadamente 1343,0 pg/ml es o es aproximadamente 1344,0 ± 1,0 pg/ml; y/o el valor de referencia de IL-10 es un valor de referencia que es al menos o al menos aproximadamente 30,0 pg/ml es o es aproximadamente 31,0 ± 1,0 pg/ml; y/o el valor de referencia de IL-15 es un valor de referencia que es al menos o al menos aproximadamente 89,0 pg/ml es o es aproximadamente 90,0 ± 1,0 pg/ml.
[0205] En algunos casos, el valor de referencia para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno del panel de biomarcadores, se selecciona para proporcionar una sensibilidad o sensibilidad neta de más de 0,80, mayor que 0,85, mayor que 0,90 o mayor que 0,95; y/o el valor de referencia para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno de los paneles de biomarcadores, se selecciona para proporcionar una especificidad o especificidad neta mayor que 0,60, mayor que 0,70, mayor que 0,80, mayor que 0,90 o mayor que 0,95; y/o el valor de referencia para el parámetro, o la combinación de los valores de referencia para el parámetro para cada uno de los paneles de biomarcadores, se selecciona para proporcionar un AUC en un análisis ROC superior a 0,85, superior a 0,90 o superior a 0,95.
[0206] En algunos aspectos de los métodos, si la comparación indica que el sujeto se identifica como en riesgo de desarrollar toxicidad (p. ej., cumple con un nivel umbral o de corte en donde la clasificación predice toxicidad), los métodos incluyen el tratamiento del sujeto con un agente o terapia que trata STC y/o un agente que previene, retrasa o atenúa el desarrollo de STC grave, mejorando así el desarrollo de STC en el sujeto. A continuación se describen ejemplos de tales agentes, incluidos los agentes para mejorar o tratar el STC.
[0207] En algunos aspectos, el resultado es tóxico o se asocia con o es indicativo de síndrome de tormenta de citoquinas (STC) o STC graves (SCR). El STC, p. ej., STCs, pueden ocurrir en algunos casos después de la terapia adoptiva con células T y/o después de la administración de otros productos biológicos. Véase Davila y col, Sci Transl Med 6, 224ra25 (2014); Brentjens y col, Sci. Transl. Med. 5, 177ra38 (2013); Grupp y col, N. Engl. J. Med. 368, 1509 1518 (2013); y Kochenderfer y col, Blood 119, 2709-2720 (2012); Xu y col, Cancer Letters 343 (2014) 172-78. En algunos casos, la toxicidad está relacionada con el síndrome de tormenta de citoquinas (STC) o está relacionado con él, como el STC grave (STC). En algunos casos, los métodos proporcionados pueden predecir el riesgo de desarrollar toxicidad, como STC o STCs. En algunos casos, la toxicidad o los efectos tóxicos o los resultados de la administración de la terapia con células T son paralelos a los altos niveles de citoquinas circulantes, que pueden ser la base de la toxicidad observada.
[0208] En algunos casos, sin desear estar ligado por la teoría, STC es causada por una respuesta inmunitaria sistémica exagerada mediada por, p. ej., células T, células B, células NK, monocitos y/o macrófagos. Estas células pueden liberar una gran cantidad de mediadores inflamatorios, como citoquinas y quimiocinas. Las citoquinas pueden desencadenar una respuesta inflamatoria aguda y/o inducir daño en los órganos endoteliales, lo que puede provocar una fuga microvascular, insuficiencia cardíaca o la muerte, STC graves que amenazan la vida puede dar lugar a la infiltración pulmonar y lesión pulmonar, insuficiencia renal, o coagulación intravascular diseminada. Otras toxicidades graves que ponen en peligro la vida pueden incluir toxicidad cardíaca, dificultad respiratoria, toxicidad neurológica como neurotoxicidad y/o insuficiencia hepática.
[0209] El STC en algunos aspectos se trata o mejora usando terapia antiinflamatoria tal como una terapia anti-IL-6, p. ej., anticuerpo anti-IL-6R, p. ej., tocilizumab. Los resultados, signos y síntomas de STC son conocidos e incluyen los descritos en este documento.
[0210] En el contexto de la administración de células CAR que expresan, STC, en su caso, por lo general se produce 6-20 días después de la infusión de las células que expresan un CAR. Véase Xu et al, Cancer Letters 343 (2014) 172 78. En algunos casos, el STC ocurre menos de 6 días o más de 20 días después de la infusión de células T con CAR. La incidencia y el momento de la STC pueden estar relacionados con los niveles de citoquinas iniciales o la carga tumoral en el momento de la infusión. Comúnmente, STC implica niveles elevados de interferón (IFN)-a, factor de necrosis tumoral (TNF)-ay/o interleucina (IL)-2 en suero. Otras citoquinas que pueden inducirse rápidamente en STC son IL-1 p, IL-6, IL-8 e IL-10.
[0211] Los resultados ejemplares asociados con STC incluyen fiebre, escalofríos, estremecimientos, hipotensión, disnea, síndrome de dificultad respiratoria aguda (SDRA), encefalopatía, elevación de ALT/AST, insuficiencia renal,
trastornos cardíacos, hipoxia, alteraciones neurológicas y muerte. Las complicaciones neurológicas incluyen delirio, actividad similar a una convulsión, confusión, dificultad para encontrar palabras, afasia y/o embotamiento. Otros resultados relacionados con el STC incluyen fatiga, náuseas, dolor de cabeza, convulsiones, taquicardia, mialgias, erupción cutánea, síndrome de fuga vascular aguda, deterioro de la función hepática e insuficiencia renal. En algunos aspectos, el STC se asocia con un aumento de uno o más factores como ferritina sérica, dímero d, aminotransferasas, lactato deshidrogenasa y triglicéridos, o con hipofibrinogenemia o hepatoesplenomegalia.
[0212] En algunos casos, los resultados asociados con STC incluyen uno o más de: fiebre persistente, p. ej., fiebre de una temperatura específica, p. ej., mayor que en o aproximadamente 38 grados Celsius, por dos o más, p. ej., tres o más, p. ej., cuatro o más días o durante al menos tres días consecutivos; fiebre superior a 38 grados Celsius o aproximadamente; elevación de citoquinas, como un cambio de veces máximo, p. ej., de al menos 75 o aproximadamente, en comparación con los niveles previos al tratamiento de al menos dos citoquinas (p. ej., al menos dos del grupo que consiste en interferón gamma (IFN y), GM-CSF, IL-6, IL-10, Flt-3L, fractalquina e IL-5, y/o factor de necrosis tumoral alfa (TNFa)), o un cambio de veces máximo, p. ej., de al menos en o aproximadamente 250 de al menos una de tales citoquinas; y/o al menos un signo clínico de toxicidad, tal como hipotensión (p. ej., medido por al menos un presor vasoactivo intravenoso); hipoxia (p. ej., niveles de oxígeno en plasma (PO2) inferiores al 90% o aproximadamente); y/o uno o más trastornos neurológicos (incluidos cambios en el estado mental, obnubilación y convulsiones).
[0213] Los resultados ejemplares relacionados con STC incluyen niveles séricos aumentados o altos de uno o más factores, incluidas citoquinas y quimiocinas y otros factores asociados con STC. Los resultados ejemplares incluyen además aumentos en la síntesis o secreción de uno o más de tales factores. Tal síntesis o secreción puede ser por la célula T o una célula que interactúa con la célula T, como una célula inmune innata o una célula B.
[0214] En algunos casos, los factores séricos asociados con STC o los resultados relacionados con STC incluyen citoquinas inflamatorias y/o quimiocinas, incluido el interferón gamma (IFN-y), TNF-a, IL-1p, IL-2, IL-6, IL-7, IL-8, IL-10, IL-12, sIL-2Ra, factor estimulante de colonias de macrófagos de granulocitos (GM-CSF), proteína inflamatoria de macrófagos (MIP)-1, factor de necrosis tumoral alfa (TNFa), IL-6 e IL-10, IL-1p, IL-8, IL-2, MIP-1,Flt-3L, fractalquina y/o IL-5. En algunos casos, el factor o resultado incluye la proteína C reactiva (PCR). Además de ser un factor de riesgo temprano y fácilmente medible para STC, CRp también es un marcador de expansión celular. En algunos casos, los sujetos que se miden para tener niveles altos de PCR, como > 15 mg/dL, tienen STC. En algunos casos, los sujetos que se miden con altos niveles de PCR no tienen STC. En algunos casos, una medida de STC incluye una medida de CRP y otro factor indicativo de STC.
[0215] En algunos casos, una o más citoquinas o quimiocinas inflamatorias son monitoreadas antes, durante, o después del tratamiento con CAR. En algunos aspectos, una o más citoquinas o quimiocinas incluyen IFN-y, TNF-a, IL-2, IL-1 p, IL-6, IL-7, IL-8, IL-10, IL-12, sIL-2Ra, factor estimulante de colonias de macrófagos de granulocitos (GM-CSF) o proteína inflamatoria de macrófagos (MIP). En algunos casos, se monitorean IFN-y, TNF-a e IL-6.
[0216] Se han desarrollado criterios de STC que parecen correlacionarse con la aparición de STC (ver Davilla et al. Science translational medicine. 2014; 6 (224): 224ra25). Los factores pueden incluir fiebre, hipoxia, hipotensión, cambios neurológicos, niveles séricos elevados de citoquinas inflamatorias, como un conjunto de siete citoquinas (IFNy, IL-5, IL-6, IL-10, Flt-3L, fractalcina y GM -CSF) cuya elevación inducida por el tratamiento puede correlacionarse bien con la carga tumoral previa al tratamiento y los síntomas de STCs. Se conocen otras pautas sobre el diagnóstico y el tratamiento del STC (véase, p. ej., Lee et al, Blood. 2014; 124 (2): 188-95). En algunos casos, los criterios ejemplares que reflejan el grado de STC son los que se detallan en la Tabla 2 a continuación.

(Continuación)

[0217] En algunos casos, se considera que un sujeto desarrolla "STC grave" ("sCRS") en respuesta o como consecuencia de la administración de una terapia celular o dosis de células de la misma, si, después de la administración, el sujeto muestra: (1) fiebre de al menos 38 grados Celsius durante al menos tres días; (2) elevación de citoquinas que incluye (a) un cambio máximo de al menos 75 para al menos dos del siguiente grupo de siete citoquinas en comparación con el nivel inmediatamente posterior a la administración: interferón gamma (IFNy), GM-CSF, IL-6, IL-10, Flt-3L, fractalquina e IL-5 y/o (b) un cambio máximo de al menos 250 para al menos uno del siguiente grupo de siete citoquinas en comparación con el nivel inmediatamente posterior al administración: interferón gamma (IFNy), GM-CSF, IL-6, IL-10, Flt-3L, fractalquina e IL-5; y (c) al menos un signo clínico de toxicidad como hipotensión (que requiere al menos un vasopresor vasoactivo intravenoso) o hipoxia (PO2 <90%) o uno o más trastornos neurológicos (incluidos cambios en el estado mental, obnubilación y/o convulsiones). En algunos casos, STC grave incluye STC con un grado de 3 o más, como un grado de 4 o más, como se establece en la Tabla 2. En algunos casos, STC grave incluye STC que requiere manejo o cuidado en la unidad de cuidados intensivos (UCI).
[0218] En algunos casos, la toxicidad incluye el síndrome de activación de macrófagos, síndrome de lisis tumoral, la fiebre de al menos o de aproximadamente 38 grados Celsius durante tres o más días y/o un nivel en plasma de la PCR de al menos o aproximadamente 20 mg/dL. En algunos casos, la STC abarca una combinación de (1) fiebre persistente (fiebre de al menos 38 grados Celsius durante al menos tres días) y (2) un nivel sérico de PCR de al menos o aproximadamente 20 mg/dL.
[0219] En algunos casos, STC abarca hipotensión que requiere el uso de dos o más vasopresores o insuficiencia respiratoria que requieren ventilación mecánica.
[0220] En algunos casos, los síntomas neurológicos pueden ser los primeros síntomas de SCR. En algunos casos, se observa que los síntomas neurológicos comienzan entre cinco y siete días después de la infusión de la terapia celular. En algunos casos, la duración de los cambios neurológicos puede variar de 3 a 19 días. En algunos casos, la recuperación de los cambios neurológicos se produce después de que se hayan resuelto otros síntomas de STCs. En algunos casos, el tiempo o el grado de resolución de los cambios neurológicos no se acelera con el tratamiento con anti-IL-6 y/o esteroides.
[0221] En algunos casos, los sujetos tratados de acuerdo con los métodos proporcionados pueden haber reducido los síntomas asociados con STC en comparación con otros métodos. Por ejemplo, los sujetos tratados de acuerdo con los métodos proporcionados pueden tener síntomas reducidos de STC, como respuesta inflamatoria aguda y/o daño en los órganos endoteliales, fiebre, estremecimientos, escalofríos, hipotensión, disnea, síndrome de dificultad respiratoria aguda (SDRA), encefalopatía, elevación de ALT/AST, insuficiencia renal, trastornos cardíacos, hipoxia, trastornos neurológicos y muerte, complicaciones neurológicas como delirio, actividad similar a un ataque, confusión, dificultad para encontrar palabras, afasia y/o embotamiento, o fatiga, náuseas, dolor de cabeza, convulsiones, taquicardia, mialgias, erupción cutánea, síndrome de fuga vascular aguda, deterioro de la función hepática e insuficiencia renal, en comparación con sujetos tratados con otros métodos. En algunos casos, la fiebre es uno de los primeros síntomas de STC, como STC grave.
[0222] En algunos casos, los métodos de reducir los resultados asociados con STC, incluyendo daño a los órganos endoteliales. En algunos aspectos, los métodos reducen el nivel de factores asociados al STC como ferritina sérica, dímero d, aminotransferasas, lactato deshidrogenasa y triglicéridos, o con hipofibrinogenemia o hepatoesplenomegalia.
[0223] En algunos casos, los métodos proporcionados permiten la identificación de sujetos con riesgo de desarrollar STC en un punto de tiempo antes de que otros métodos diagnostiquen o predigan el riesgo de desarrollar STC. Por ejemplo, los métodos proporcionados, en algunos aspectos, permiten la detección del riesgo de desarrollar STC antes de que el sujeto haya manifestado ciertos signos o síntomas físicos de STC, como los indicativos de un estado actual o inminente de STC grave, o antes de que el sujeto haya manifestó ciertos signos o síntomas de STC grave, o antes de que haya desarrollado signos y síntomas que típicamente aparecen o son indicativos de tal toxicidad después de un período de tiempo dado posterior al tratamiento, como después de 1, 2, 3 o 4 días después de la operación. En algunos casos, el diagnóstico en un punto de tiempo temprano puede permitir el uso de una gama más amplia de intervenciones para mejorar el STC en el sujeto en comparación con las intervenciones disponibles una vez que el diagnóstico se realiza mediante otros métodos, como después de que hayan aparecido signos o síntomas físicos de STC manifestado en el sujeto. En algunos casos, la identificación o predicción mediante los métodos proporcionados
en un punto de tiempo temprano, p. ej., antes de la aparición de los síntomas físicos del STC, puede permitir la administración de una dosis reducida del agente que trata, previene, retrasa o atenúa el STC. o el riesgo de desarrollar STC. En algunos casos, esta dosis reducida produce menos efectos secundarios que las dosis más grandes que se administran con otros métodos, como una vez que se han manifestado los síntomas del STC. En algunos aspectos, la dosis reducida es ventajosa porque es menos probable que interfiera o reduzca la potencia de la terapia celular.
[0224] En algunos aspectos, el método incluye además, después de la administración del agente o terapia para mejorar o tratar la toxicidad (p. ej., STC, tales como STC graves), el seguimiento de la eficacia del agente en el tratamiento, prevención, retraso, o atenuación de la toxicidad (p. ej., STC, como STC grave). En algunos casos, monitorear la eficacia incluye determinar un parámetro detectado subsecuentemente del biomarcador o cada biomarcador en un panel de biomarcadores, en una muestra biológica subsecuente del sujeto que es o ha sido obtenida luego de la administración del agente al sujeto, midiendo así un parámetro detectado subsiguientemente para el biomarcador o para cada uno de los biomarcadores en un panel y, opcionalmente, comparar el parámetro detectado subsiguiente de cada biomarcador con un parámetro detectado del biomarcador presente en una muestra previa o con una muestra de referencia antes de la administración del agente. En algunos casos, se considera que el agente es eficaz si el parámetro detectado posteriormente no se modifica a un valor que prediga más el desarrollo de toxicidad (p. ej., STC, como STC grave) que el parámetro detectado presente en la muestra anterior o muestra de referencia.
III. ADMINISTRACIÓN DE CÉLULAS EN TERAPIA CELULAR ADOPTIVA
[0225] En algunos casos, los métodos para predecir la toxicidad en un sujeto están asociados con la administración de una terapia celular, tal como para el tratamiento de enfermedades o afecciones que incluyen varios tumores. Los métodos implican administrar células modificadas genéticamente que expresan receptores recombinantes diseñados para reconocer y/o unirse específicamente a moléculas asociadas con la enfermedad o afección y dar como resultado una respuesta, tal como una respuesta inmunitaria contra tales moléculas al unirse a tales moléculas. Los receptores pueden incluir receptores quiméricos, p. ej., receptores de antígenos quiméricos (CAR) y otros receptores de antígenos transgénicos, incluidos los receptores de células T transgénicas (TCR).
A. Receptores recombinantes expresados por las células
[0226] En algunos casos, las células contienen o están diseñadas para contener un receptor diseñado, p. ej., un receptor antigénico modificado, como un receptor de antígeno quimérico (CAR), o un receptor de células T (TCR). También se proporcionan poblaciones de tales células, composiciones que contienen tales células y/o enriquecidas para tales células, como en las que se enriquecen o seleccionan células de un cierto tipo tales como células T o células CD8+ o CD4+. Entre las composiciones se encuentran composiciones farmacéuticas y formulaciones para administración, tales como para terapia celular adoptiva. También se proporcionan métodos terapéuticos para administrar las células y composiciones a sujetos, p. ej., pacientes.
[0227] Por lo tanto, en algunos casos, las células incluyen uno o más ácidos nucleicos introducidas a través de la ingeniería genética, y por lo tanto expresan productos recombinantes o modificados por ingeniería genética de tales ácidos nucleicos. En algunos casos, la transferencia génica se logra estimulando primero las células, p. ej., combinándolas con un estímulo que induce una respuesta como proliferación, supervivencia y/o activación, p. ej., medida por la expresión de una citocina o marcador de activación, seguido de la transducción de las células activadas y la expansión en cultivo hasta cantidades suficientes para aplicaciones clínicas.
[0228] En algunos contextos, la sobreexpresión de un factor estimulante (p. ej., una linfoquina o una citoquina) puede ser tóxica para un sujeto. Por tanto, en algunos contextos, las células modificadas genéticamente incluyen segmentos de genes que hacen que las células sean susceptibles a la selección negativa in vivo, tal como tras la administración en inmunoterapia adoptiva. Por ejemplo, en algunos aspectos, las células están diseñadas para que puedan eliminarse como resultado de un cambio en la condición in vivo del sujeto al que se administran. El fenotipo seleccionable negativo puede resultar de la inserción de un gen que confiere sensibilidad a un agente administrado, p. ej., un compuesto. Los genes seleccionables negativos incluyen el gen de la timidina quinasa de tipo I del virus de1Herpes simple (HSV-I TK) (Wigler et al, Cell 2: 223, 1977) que confiere sensibilidad al ganciclovir; el gen de la hipoxantina fosfribosiltransferasa celular (HPRT), el gen de la adenina fosforribosiltransferasa celular (APRT), la citosina desaminasa bacteriana, (Mullen y col, Proc. Natl. Acad. Sci. EE. UU. 89:33 (1992)).
[0229] En algunos aspectos, las células están diseñadas para promover la expresión de citoquinas o de otros factores. Varios métodos para la introducción de componentes modificados genéticamente, p. ej., receptores de antígenos, p. ej., CAR, son bien conocidos y pueden usarse con los métodos y composiciones proporcionadas. Los métodos ejemplares incluyen aquellos para la transferencia de ácidos nucleicos que codifican los receptores, incluso por vía viral, p. ej., retroviral o lentiviral, transducción, transposones, y electroporación.
a. Receptores de antígenos quiméricos (CARs)
[0230] Las células generalmente expresan receptores recombinantes, tales como receptores de antígenos incluyendo los receptores de antígenos funcionales no TCR, p. ej., receptores de antígenos quiméricos (CARs), y otros receptores
de unión a antígeno tales como los receptores de células T transgénicas (TCR). También entre los receptores hay otros receptores quiméricos.
[0231] Los receptores de antígenos ejemplares, incluidos los CAR, y los métodos para manipular e introducir dichos receptores en las células, incluyen los descritos, p. ej., en las solicitudes de patente internacional números de publicación WO200014257, WO2013126726, WO2012/129514, WO2014031687, WO2013/166321, WO2013/071154, WO2013/123061 Números de publicación de solicitud de patente de EE.UU.US2002131960, US2013287748, US20130149337, Números de patente de EE. UU. La Solicitud de Patente Europea número EP2537416 y/o las descritas por Sadelain et al, Cancer Discov. 2013 abril; 3 (4): 388-398; Davila y col. (2013) PLoS ONE 8 (4): e61338; Turtle y col, Curr. Opin. Immunol, Octubre de 2012; 24 (5): 633-39; Wu et al, Cancer, 18 de marzo de 2012 (2): 160 75. En algunos aspectos, los receptores de antígeno incluyen un CAR como se describe en la Patente de EE. UU. N°: 7.446.190, y los descritos en la Publicación de Solicitud de Patente Internacional N°: WO/2014055668 A1. Los ejemplos de los CAR incluyen los CAR que se describen en cualquiera de las publicaciones mencionadas anteriormente, como WO2014031687, US 8.339.645, US 7.446.179, US 2013/0149337, Patente de EE. UU. N°: 7.446.190, Patente de EE. UU. N°: 8.389.282, Kochenderfer et al, 2013, Nature Reviews Clinical Oncology, 10, 267 276 (2013); Wang y col. (2012) J. Immunother. 35 (9): 689-701; y Brentjens y col, Sci Transl Med. 20135 (177). Véanse también los documentos WO2014031687, US 8,339,645, US 7.446.179, US 2013/0149337, Patente de EE. UU. N°: 7,446,190 y Patente de EE. UU. N°: 8.389.282. Los receptores quiméricos, como los CAR, generalmente incluyen un dominio de unión al antígeno extracelular, como una porción de una molécula de anticuerpo, generalmente una región de cadena pesada variable (VH) y/o región de cadena ligera variable (VL) del anticuerpo, p. ej., un fragmento de anticuerpo scFv.
[0232] En algunos casos, el antígeno dirigido por el receptor es un polipéptido. En algunos casos, es un carbohidrato u otra molécula. En algunos casos, el antígeno se expresa o sobreexpresa selectivamente en células de la enfermedad o afección, p. ej., el tumor o las células patógenas, en comparación con células o tejidos normales o no diana. En otros casos, el antígeno se expresa en células normales y/o se expresa en células manipuladas.
[0233] Los antígenos dirigidos por los receptores en algunos casos incluyen el receptor de tirosina quinasa huérfano ROR1, tEGFR, Her2, L1-CAM, CD19, CD20, CD22, mesotelina, CEA y antígeno de superficie de la hepatitis B, receptor anti-folato, CD23, CD24, CD30, CD33, CD38, CD44, EGFR, EGP-2,EGP-4, EPHa2, ErbB2, 3 o 4, FBP, receptor de aceticolina e fetal, GD2, GD3, HMW-MAA, IL-22R-alfa, IL-13R-alfa2, kdr, cadena ligera kappa, Lewis Y, molécula de adhesión de células L1, MAGE-A1, mesotelina, MUC1, MUC16, PSCA, ligandos NKg 2d , NY-ESO-1,MART-1,gp100, antígeno oncofetal, ROR1, TAG72, VEGF-R2, antígeno carcinoembrionario (CEA), antígeno prostético específico, PSMA, Her2/neu, receptor de estrógeno, receptor de progesterona, efrinaB2, CD123, c-Met, GD-2 y MAGE a 3, CE7, tumor de Wilms 1 (WT-1), una ciclina, como la ciclina A1 (CCNA1), y/o moléculas biotiniladas y/o moléculas expresadas por VIH, VHC, VHB u otros patógenos.
[0234] En algunos casos, el CAR se une a un antígeno específico de patógeno. En algunos casos, el CAR es específico para antígenos virales (como VIH, VHC, VHB, etc.), antígenos bacterianos y/o antígenos parasitarios.
[0235] En algunos casos, la porción de anticuerpo del receptor recombinante, p. ej., CAR, incluye además al menos una porción de una región constante de inmunoglobulina, tal como una región bisagra, p. ej., una región bisagra de IgG4, y/o una región CH1/CL y/o Fc. En algunos casos, la región o porción constante es de una IgG humana, como IgG4 o IgG1. En algunos aspectos, la parte de la región constante sirve como región espaciadora entre el componente de reconocimiento de antígeno, p. ej., scFv, y el dominio transmembrana. El espaciador puede tener una longitud que proporcione una mayor capacidad de respuesta de la célula después de la unión del antígeno, en comparación con la ausencia del espaciador. Los espaciadores ejemplares, p. ej., regiones de bisagra, incluyen los descritos en la publicación de la solicitud de patente internacional número WO2014031687. En algunos ejemplos, el espaciador tiene aproximadamente 12 aminoácidos de longitud o no tiene més de 12 aminoácidos de longitud. Los espaciadores ejemplares incluyen aquellos que tienen al menos alrededor de 10 a 229 aminoácidos, alrededor de 10 a 200 aminoácidos, alrededor de 10 a 175 aminoácidos, alrededor de 10 a 150 aminoácidos, alrededor de 10 a 125 aminoácidos, alrededor de 10 a 100 aminoácidos, alrededor de 10 a 75 aminoácidos, aproximadamente 10 a 50 aminoácidos, aproximadamente 10 a 40 aminoácidos, aproximadamente 10 a 30 aminoácidos, aproximadamente 10 a 20 aminoácidos o aproximadamente 10 a 15 aminoácidos, e incluyendo cualquier número entero entre los puntos finales de cualquiera de los rangos enumerados. En algunos casos, una región espaciadora tiene aproximadamente 12 aminoácidos o menos, aproximadamente 119 aminoácidos o menos, o aproximadamente 229 aminoácidos o menos. Los espaciadores ejemplares incluyen bisagra de IgG4 sola, bisagra de IgG4 unida a los dominios CH2 y CH3, o bisagra de IgG4 unida al dominio CH3. Los espaciadores ejemplares incluyen, pero no se limitan a los descritos en Hudecek et al. (2013) Clin. Cancer Res, 19: 3153, solicitud de patente internacional número de publicación WO2014031687, patente de EE. UU. N° US2014/0271635.
[0236] En algunos casos, la región constante o la porción es de un ser humano IgG, tales como IgG4 o IgG1. En algunos casos, el espaciador tiene la secuencia ESKYGPPCPPCP (indicada en SEQ ID NO:1), y está codificada por la secuencia indicada en SEQ ID NO: 2. En algunos casos, el espaciador tiene la secuencia indicada en SEQ. ID NO: 3. En algunos casos, el espaciador tiene la secuencia establecida en SEQ ID NO: 4. En algunos casos, la región o porción constante es de IgD. En algunos casos, el espaciador tiene la secuencia establecida en SEQ ID NO: 5. En
algunos casos, el espaciador tiene una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más de identidad de secuencia con cualquiera de las SEQ ID NOS: 1, 3, 4 o 5.
[0237] Este dominio de reconocimiento de antígeno generalmente está vinculado a uno o más componentes de señalización intracelular, como componentes de señalización que imitan la activación a través de un complejo de receptor de antígeno, como un complejo de TCR, en el caso de un CAR, y/o señal a través de otro receptor de superficie celular. Por tanto, en algunos casos, el componente de unión a antígeno (p. ej., anticuerpo) se une a uno o más dominios de señalización transmembrana e intracelular. En algunos casos, el dominio transmembrana se fusiona con el dominio extracelular. En un caso, se usa un dominio transmembrana que naturalmente está asociado con uno de los dominios en el receptor, p. ej., CAR. En algunos casos, el dominio transmembrana se selecciona o modifica mediante sustitución de aminoácidos para evitar la unión de dichos dominios a los dominios transmembrana de las mismas proteínas de la superficie de la membrana o de diferentes proteínas para minimizar las interacciones con otros miembros del complejo receptor.
[0238] El dominio transmembrana en algunos casos se deriva ya sea desde una fuente natural o sintética. Cuando la fuente es natural, el dominio en algunos aspectos se deriva de cualquier proteína unida a membrana o transmembrana. Las regiones transmembrana incluyen aquellas derivadas de (es decir, comprenden al menos la región o regiones transmembrana de) la cadena alfa, beta o zeta del receptor de células T, CD28, CD3 epsilon, CD45, CD4, CD5, CDS, CD9, CD 16, CD22, CD33, CD37, CD64, CD80, CD86, CD 134, CD137, CD 154. Alternativamente, el dominio transmembrana en algunos casos es sintético. En algunos aspectos, el dominio transmembrana sintético comprende predominantemente residuos hidrófobos como leucina y valina. En algunos aspectos, se encontrará un triplete de fenilalanina, triptófano y valina en cada extremo de un dominio transmembrana sintético. En algunos casos, el enlace se realiza mediante enlazadores, espaciadores y/o dominio(s) transmembrana.
[0239] Entre los dominios de señalización intracelular son los que imitan o se aproximan a una señal a través de un receptor de antígeno natural, una señal a través de un receptor de este tipo en combinación con un receptor coestimulador, y/o una señal a través de un receptor coestimulador solo. En algunos casos, un enlace oligo o polipéptido corto, p. ej., un enlace de entre 2 y 10 aminoácidos de longitud, tal como uno que contiene glicinas y serinas, p. ej., doblete de glicina-serina, está presente y forma un enlace entre El dominio transmembrana y el dominio de señalización citoplásmico del CAR.
[0240] El receptor, p. ej., el CAR, generalmente incluye al menos un componente o componentes de señalización intracelular. En algunos casos, el receptor incluye un componente intracelular de un complejo de TCR, tal como una cadena de TCR CD3 que media la activación y citotoxicidad de las células T, p. ej., la cadena zeta de CD3. Por tanto, en algunos aspectos, la parte de unión al antígeno se une a uno o más módulos de señalización celular. En algunos casos, los módulos de señalización celular incluyen el dominio transmembrana de CD3, los dominios de señalización intracelular de CD3 y/u otros dominios transmembrana de CD. En algunos casos, el receptor, p. ej., CAR, incluye además una porción de una o más moléculas adicionales como el receptor Fcy, CD8, CD4, c D25 o CD16. Por ejemplo, en algunos aspectos, el CAR u otro receptor quimérico incluye una molécula quimérica entre CD3-zeta (CD3-Z) o receptor Fcy y CD8, CD4, CD25 o CD16.
[0241] En algunos casos, después de la ligadura de la CAR u otro receptor quimérico, el dominio citoplásmico o dominio de señalización intracelular del receptor activa por lo menos una de las funciones efectoras normales o respuestas de la célula inmune, p. ej., células T modificadas para expresar el CAR. Por ejemplo, en algunos contextos, el CAR induce una función de una célula T, como la actividad citolítica o la actividad T colaboradora, como la secreción de citoquinas u otros factores. En algunos casos, se usa una porción truncada de un dominio de señalización intracelular de un componente receptor de antígeno o molécula coestimuladora en lugar de una cadena inmunoestimuladora intacta, p. ej., si transduce la señal de la función efectora. En algunos casos, el dominio o dominios de señalización intracelular incluyen las secuencias citoplásmicas del receptor de células T (TCR) y, en algunos aspectos, también las de los correceptores que en el contexto natural actúan en concierto con dichos receptores para iniciar la transducción de señales después de la interacción de receptor de antígeno.
[0242] En el contexto de un TCR natural, la activación total requiere por lo general no sólo señalización a través del TCR, sino también una señal coestimuladora. Por tanto, en algunos casos, para promover la activación completa, también se incluye en el CAR un componente para generar una señal secundaria o coestimuladora. En otros casos, el CAR no incluye un componente para generar una señal coestimuladora. En algunos aspectos, un CAR adicional se expresa en la misma célula y proporciona el componente para generar la señal secundaria o coestimuladora.
[0243] La activación de las células T, en algunos aspectos, se describe como mediadas por dos clases de secuencias de señalización citoplasmáticas: aquellas que inician la activación primaria dependiente de antígeno a través de las TCR (secuencias de señalización citoplasmáticas primarias), y las que actúan de una manera independiente de antígeno para proporcionar una señal secundaria o coestimuladora (secuencias de señalización citoplásmicas secundarias). En algunos aspectos, el CAR incluye uno o ambos componentes de señalización.
[0244] En algunos aspectos, el CAR incluye una secuencia de señalización citoplásmica principal que regula la activación primaria del complejo TCR. Las secuencias de señalización citoplasmáticas primarias que actúan de forma estimulante pueden contener motivos de señalización que se conocen como motivos de activación inmunorreceptores basados en tirosina o ITAM. Los ejemplos de ITAM que contienen secuencias de señalización citoplásmicas primarias incluyen las derivadas de TCR zeta, FcR gamma, FcR beta, CD3 gamma, CD3 delta, CD3 epsilon, CDS, CD22, CD79a, CD79b y CD66d. En algunos casos, las moléculas de señalización citoplasmática en el CAR contienen un dominio de señalización citoplásmico, una parte del mismo o una secuencia derivada de CD3 zeta.
[0245] En algunos casos, el CAR incluye un dominio de señalización y/o una porción transmembranal de un receptor coestimulador, tales como CD28, 41BB, OX40, DAP10, y ICOS. En algunos aspectos, el mismo CAR incluye tanto el componente activador como el coestimulador.
[0246] En algunos casos, el dominio de activación se incluye dentro de un CAR, mientras que el componente coestimulador se proporciona por otro CAR que reconoce otro antígeno. En algunos casos, los CAR incluyen CAR activadores o estimulantes, CAR coestimuladores, ambos expresados en la misma célula (ver WO2014/055668). En algunos aspectos, las células incluyen uno o más CAR estimulantes o activadores y/o un CAR coestimulador. En algunos casos, las células incluyen además CAR inhibidores (iCAR, véase Fedorov et al, Sci. Transl. Medicine, 5 (215) (diciembre de 2013), como un CAR que reconoce un antígeno distinto del asociado y/o específic para la enfermedad o condición por la cual una señal de activación suministrada a través del CAR orientado a la enfermedad se reduce o se inhibe mediante la unión del CAR inhibidor a su ligando, p. ej., para reducir efectos fuera de objetivo.
[0247] En ciertos casos, el dominio de señalización intracelular comprende una transmembrana de CD28 y un dominio de señalización unido a un dominio intracelular de CD3 (p. ej., CD3-zeta). En algunos casos, el dominio de señalización intracelular comprende dominios coestimuladores de CD28 y CD137 (4-1BB, TNFRSF9) quiméricos, unidos al dominio intracelular de un CD3 zeta.
[0248] En algunos casos, el CAR abarca uno o más, p. ej., dos o más, dominios coestimuladores y un dominio de activación, p. ej., dominio de activación primaria, en la porción citoplasmática. CARs ejemplares incluyen componentes intracelulares de CD3-zeta, CD28 y 4-1BB.
[0249] En algunos casos, el receptor de antígeno de CAR u otro incluye además un marcador, tal como un marcador de superficie celular, que puede ser utilizado para confirmar latransducción o la modificación de la célula para expresar el receptor, tal como una versión truncada de un receptor de superficie de las células, como EGFR truncado (tEGFR). En algunos aspectos, el marcador incluye todo o parte (p. ej., forma truncada) de CD34, un NGFR o receptor del factor de crecimiento epidérmico (p. ej., TEGFR). En algunos casos, el ácido nucleico que codifica el marcador está operativamente unido a un polinucleótido que codifica una secuencia enlazadora, tal como una secuencia enlazadora escindible, p. ej., T2A. Por ejemplo, un marcador, y opcionalmente una secuencia enlazadora, puede ser cualquiera de los descritos en la solicitud de patente publicada n° WO2014031687. Por ejemplo, el marcador puede ser un EGFR truncado (tEGFR) que está, opcionalmente, unido a una secuencia enlazadora, tal como una secuencia enlazadora escindible T2A. Un polipéptido ejemplar para un EGFR truncado (p. ej., tEGFR) comprende la secuencia de aminoácidos establecida en SEQ ID NO: 7 o 16 o una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más de identidad de secuencia con SEQ ID NO: 7. Una secuencia enlazadora T2A ejemplar comprende la secuencia de aminoácidos establecidos en SEQ ID NO: 6 o una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más identidad de secuencia con SEQ ID NO: 6.
[0250] En algunos casos, el marcador es una molécula, p. ej., proteína de superficie celular, que no se encuentra naturalmente en células T o que no se encuentra naturalmente en la superficie de las células T, o una parte de las mismas. En algunos casos, la molécula es una molécula no propia, p. ej., la proteína no autónoma, es decir, una que no es reconocida como "propia" por el sistema inmunitario del huésped en donde serán transferidos adoptivamente las células.
[0251] En algunos casos, el marcador no tiene ninguna función terapéutica y/o no produce ningún efecto que no sea su uso como marcador para la ingeniería genética, p. ej., para seleccionar células diseñadas con éxito. En otros casos, el marcador puede ser una molécula terapéutica o una molécula que de otro modo ejerce algún efecto deseado, tal como un ligando para una célula que se encuentra in vivo, tal como una molécula de punto de control coestimuladora o inmunitaria para mejorar y/o mitigar las respuestas de las células tras la transferencia adoptiva y el encuentro con el ligando.
[0252] En algunos casos, los CAR se denominan CAR de primera, segunda y/o tercera generación. En algunos aspectos, un CAR de primera generación es aquel que proporciona únicamente una señal inducida por la cadena CD3 al unirse al antígeno; en algunos aspectos, un CAR de segunda generación es uno que proporciona una señal y una señal coestimuladora, tal como uno que incluye un dominio de señalización intracelular de un receptor coestimulador tal como CD28 o CD137; en algunos aspectos, un CAR de tercera generación es aquel que incluye múltiples dominios coestimuladores de diferentes receptores coestimuladores.
[0253] En algunos casos, el receptor de antígeno quimérico incluye una parte extracelular que contiene un anticuerpo o fragmento de anticuerpo. En algunos aspectos, el receptor de antígeno quimérico incluye una porción extracelular que contiene el anticuerpo o fragmento y un dominio de señalización intracelular. En algunos casos, el anticuerpo o fragmento incluye un scFv y el dominio intracelular contiene un ITAM. En algunos aspectos, el dominio de señalización intracelular incluye un dominio de señalización de una cadena zeta de una cadena CD3-zeta (CD3Z). En algunos casos, el receptor de antígeno quimérico incluye un dominio transmembrana que une el dominio extracelular y el dominio de señalización intracelular. En algunos aspectos, el dominio transmembrana contiene una porción transmembrana de CD28. En algunos casos, el receptor de antígeno quimérico contiene un dominio intracelular de una molécula coestimuladora de células T. El dominio extracelular y el dominio transmembrana se pueden unir directa o indirectamente. En algunos casos, el dominio extracelular y la transmembrana están unidos por un espaciador, como cualquiera de los descritos en este documento. En algunos casos, el receptor contiene una porción extracelular de la molécula de la que se deriva el dominio transmembrana, como una porción extracelular de CD28. En algunos casos, el receptor de antígeno quimérico contiene un dominio intracelular derivado de una molécula coestimuladora de células T o una variante funcional de la misma, tal como entre el dominio transmembrana y el dominio de señalización intracelular. En algunos aspectos, la molécula coestimuladora de células T es CD28 o 41BB.
[0254] Por ejemplo, en algunos casos, el CAR contiene un anticuerpo, p. ej., un fragmento de anticuerpo, un dominio transmembrana que es o contiene una porción transmembranal de CD28 o una variante funcional del mismo, y un dominio de señalización intracelular que contiene una porción de señalización de CD28 o variante funcional del mismo y una porción de señalización de CD3 zeta o variante funcional del mismo. En algunos casos, el CAR contiene un anticuerpo, p. ej., un fragmento de anticuerpo, un dominio transmembrana que es o contiene una porción transmembrana de CD28 o una variante funcional de la misma, y un dominio de señalización intracelular que contiene una porción de señalización de un 4-1BB o variante funcional del mismo y una porción de señalización de CD3 zeta o variante funcional de la misma. En algunos de estos casos, el receptor incluye además un espaciador que contiene una porción de una molécula de Ig, como una molécula de Ig humana, como una bisagra de Ig, p. ej., una bisagra de IgG4, como un espaciador de solo bisagra.
[0255] En algunos casos, el dominio transmembrana del receptor recombinante, p. ej., el CAR, es o incluye un dominio de transmembrana de CD28 humano (p. ej., N° de Acceso P01747,1) o variante del mismo, tal como un dominio transmembrana que comprende la secuencia de aminoácidos establecida en SEQ ID NO: 8 o una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más de identidad de secuencia con SEQ ID NO: 8; en algunos casos, la porción que contiene el dominio transmembrana del receptor recombinante comprende la secuencia de aminoácidos establecida en SEQ ID NO: 9 o una secuencia de aminoácidos que tiene al menos o aproximadamente 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más de identidad de secuencia con los mismos.
[0256] En algunos casos, el (los) componente(s) de señalización intracelular(es) del receptor recombinante, p. ej., el CAR, contiene(n) un dominio intracelular de CD28 humano o una variante funcional o porción de señalización coestimuladora de la misma, tal como un dominio con una sustitución LL a GG en las posiciones 186-187 de una proteína CD28 nativa. Por ejemplo, el dominio de señalización intracelular puede comprender la secuencia de aminoácidos establecida en SEQ ID NO: 10 u 11 o una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más de identidad de secuencia con SEQ ID NO: 10 u 11. En algunos casos, el dominio intracelular comprende un dominio de señalización coestimuladora intracelular de 4-1BB (p. ej. (número de acceso Q07011,1) o variante funcional o parte de la misma, como la secuencia de aminoácidos establecida en SEQ ID NO: 12 o una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más identidad de secuencia con SEQ ID NO: 12.
[0257] En algunos casos, el dominio de señalización intracelular del receptor recombinante, p. ej., el CAR, comprende un dominio de señalización estimuladora de CD3 zeta humano o variante funcional del mismo, tal como un dominio citoplásmico 112 AA de la isoforma 3 de CD3Z humano (N° de Acceso: P20963,2) o un dominio de señalización CD3 zeta como se describe en la Patente de EE. UU. N°: 7.446.190 o en la Patente de EE. UU. N° 8.911.993. Por ejemplo, en algunos casos, el dominio de señalización intracelular comprende la secuencia de aminoácidos como se establece en SEQ ID NO: 13, 14 o 15 o una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más de identidad de secuencia con SEQ ID NO: 13, 14 o 15.
[0258] En algunos aspectos, el espaciador contiene solo una región de bisagra de una IgG, como solo una bisagra de IgG4 o IgG1, como el espaciador de solo bisagra establecido en SEQ ID NO: 1. En otros casos, el espaciador es o contiene ua bisagra de Ig, p. ej., una bisagra derivada de IgG4, opcionalmente unida a dominios CH2 y/o CH3. En algunos casos, el espaciador es una bisagra de Ig, p. ej., una bisagra de IgG4, unida a los dominios CH2 y CH3, como se establece en SEQ ID NO: 4. En algunos casos, el espaciador es una bisagra de Ig, p. ej., una bisagra de IgG4, unida a un dominio CH3 solamente, tal como se establece en SEQ ID NO: 3. En algunos casos, el espaciador es o comprende una secuencia rica en glicina-serina u otro enlazador flexible tal como enlazadores flexibles conocidos.
[0259] Por ejemplo, en algunos casos, el CAR incluye un anticuerpo como un fragmento de anticuerpo, incluyendo scFv, un espaciador, como un espaciador que contiene una porción de una molécula de inmunoglobulina, como una
región bisagra y/o una o más regiones constantes de una molécula de cadena pesada, como un espaciador que contiene bisagra de Ig, un dominio transmembrana que contiene todo o una parte de un dominio transmembrana derivado de CD28, un dominio de señalización intracelular derivado de CD28 y un dominio de señalización zeta de CD3. En algunos casos, el CAR incluye un anticuerpo o fragmento, como scFv, un espaciador como cualquiera de los espaciadores que contienen bisagra de Ig, un dominio transmembrana derivado de CD28, un dominio de señalización intracelular derivado de 4-1BB y un dominio de señalización derivado de CD3 zeta.
[0260] En algunos casos, las moléculas de ácido nucleico que codifican dichas construcciones de CAR incluyen además una secuencia que codifica un elemento de omisión de T2A ribosomal y/o una secuencia tEGFR, p. ej., aguas abajo de la secuencia que codifica el CAR. En algunos casos, la secuencia codifica un elemento de omisión ribosomal T2A establecido en SEQ ID NO: 6, o una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más de identidad de secuencia con SEQ ID NO: 6. En algunos casos, células T que expresan un receptor de antígeno (p. ej., CAR) también se pueden generar para expresar un EGFR truncado (EGFRt) como un epítopo de selección no inmunogénico (p. ej., mediante la introducción de una construcción que codifica CAR y EGFRt separados por un interruptor de ribosoma T2A para expresar dos proteínas de la misma construcción), que luego pueden utilizarse como marcador para detectar dichas células (véase, p. ej., la patente de EE. UU. N° 8,802,374). En algunos casos, la secuencia codifica una secuencia de tEGFR establecida en SEQ ID NO: 7 o 16, o una secuencia de aminoácidos que exhibe al menos 85%, 86%, 87%, 88%, 89%, 90%, 91%, 92%, 93%, 94%, 95%, 96%, 97%, 98%, 99% o más de identidad de secuencia con SEQ ID NO: 7.
[0261] Los receptores recombinantes, tales como CAR, expresados por las células administradas al sujeto generalmente reconocen o se unen específicamente a una molécula que se expresa, está asociada y/o es específica para la enfermedad o afección o las células de la misma que se están tratando. Tras la unión específica a la molécula, p. ej., el antígeno, el receptor generalmente entrega una señal inmunoestimuladora, tal como una señal transducida por ITAM, en la célula, promoviendo así una respuesta inmunitaria dirigida a la enfermedad o afección. Por ejemplo, en algunos casos, las células expresan un CAR que se une específicamente a un antígeno expresado por una célula o tejido de la enfermedad o afección o asociado con la enfermedad o afección.
B. TCR
[0262] En algunos casos, los receptores de antígenos modificados genéticamente incluyen receptores recombinantes de células T (TCR) y/o TCR clonados a partir de células T de origen natural. En algunos casos, se identifica un clon de células T de alta afinidad por un antígeno diana (p. ej., un antígeno canceroso), se aísla de un paciente y se introduce en las células. En algunos casos, el clon de TCR para un antígeno diana se ha generado en ratones transgénicos diseñados con genes del sistema inmunológico humano (p. ej., el sistema de antígenos leucocitarios humanos o HLA). Véase, p. ej., antígenos tumorales (véase, p. ej., Parkhurst et al. (2009) Clin Cancer Res. 15: 169 180 y Cohen et al. (2005) J Immunol. 175: 5799-5808. En algunos casos, la presentación de fagos se utiliza para TCR aislante contra un antígeno diana (véase, p. ej., Varela-Rohena et al (2008) Nat Med. 14: 1390-1395 y Li (2005) Nat Biotechnol 23: 349-354.
[0263] En algunos casos, después de obtenerse el clon de células T, las cadenas alfa y beta de TCR se aíslan y se clonan en un vector de expresión génica. En algunos casos, los genes alfa y beta de TCR se unen a través de un péptido de salto ribosómico picornavirus 2A de modo que ambas cadenas son coexpresión. En algunos casos, la transferencia genética del TCR se logra mediante vectores retrovirales o lentivirales, o mediante transposones (ver, p. ej., Baum et al. (2006) Molecular Therapy: The Journal of the American Society of Gene Therapy. 13: 1050-1063; Frecha et al. (2010) Molecular Therapy: The Journal of the American Society of Gene Therapy. 18: 1748-1757; y Hackett et al. (2010) Molecular Therapy: The Journal of the American Society of Gene Therapy. 18: 674-683.
C. Multi-diana
[0264] En algunos casos, las células y los métodos incluyen estrategias multi-diana, tales como la expresión de dos o más receptores genéticamente modificados en la célula, cada uno que reconoce el mismo de un antígeno diferente y normalmente cada uno incluyendo un componente de señalización intracelular diferente. Dichas estrategias multidiana se describen, p. ej., en la Solicitud de Patente Internacional, Publicación N°: WO 2014055668 A1 (que describe combinaciones de CAR activadores y coestimuladores, p. ej., dirigidas a dos antígenos diferentes presentes individualmente en células fuera del objetivo, p. ej., normales, pero presentes juntos sólo en células de la enfermedad o afección a tratar) y Fedorov et al, Sci. Transl. Medicine, 5 (215) (diciembre de 2013) (que describen células que expresan un CAR activador e inhibidor, como aquellas en las que el CAR activador se une a un antígeno expresado en células normales o no enfermas y en células de la enfermedad o afección a tratar, y el CAR inhibidor se une a otro antígeno expresado solo en las células normales o en las células a las que no se desea tratar).
[0265] Por ejemplo, en algunos casos, las células incluyen un receptor que expresa un primer receptor de antígeno modificado genéticamente (p. ej., CAR o TCR) que es capaz de inducir una señal de activación a la célula, generalmente en la unión específica a antígeno reconocido por el primer receptor, p. ej., el primer antígeno. En algunos casos, la célula incluye además un segundo receptor de antígeno modificado genéticamente (p. ej., CAR o TCR), p. ej., un receptor coestimulador quimérico, que es capaz de inducir una señal coestimuladora a la célula inmunitaria,
generalmentetras la unión específica a un segundo antígeno. reconocido por el segundo receptor. En algunos casos, el primer antígeno y el segundo antígeno son iguales. En algunos casos, el primer antígeno y el segundo antígeno son diferentes.
[0266] En algunos casos, el primera y/o el segundo receptor de antígeno modificado genéticamente (p. ej., CAR o TCR) es capaz de inducir una señal de activación a la célula. En algunos casos, el receptor incluye un componente de señalización intracelular que contiene ITAM o motivos similares a ITAM. En algunos casos, la activación inducida por el primer receptor implica una transducción de señales o un cambio en la expresión de proteínas en la célula que da como resultado el inicio de una respuesta inmunitaria, como la fosforilación de ITAM y/o el inicio de una cascada de transducción de señales mediada por ITAM, la formación de una sinapsis inmunológica y/o agrupamiento de moléculas cerca del receptor unido (p. ej., CD4 o CD8, etc.), activación de uno o más factores de transcripción, como NF-kB y/o AP-1 y/o inducción de la expresión génica de factores tales como citoquinas, proliferación y/o supervivencia.
[0267] En algunos casos, el primer y/o segundo receptor incluye dominios de señalización intracelulares de receptores coestimuladoras tales como CD28, CD137 (4-1 BB), OX40, y/o ICOS. En algunos casos, el primer y segundo receptor incluyen un dominio de señalización intracelular de un receptor coestimulador que es diferente. En un caso, el primer receptor contiene una región de señalización coestimuladora de CD28 y el segundo receptor contiene una región de señalización coestimuladora de 4-1BB o viceversa.
[0268] En algunos casos, el primer y/o segundo receptor incluye tanto un dominio de señalización intracelular que contiene ITAM o motivos de tipo ITAM y un dominio de señalización intracelular de un receptor coestimulador.
[0269] En algunos casos, el primer receptor contiene un dominio de señalización intracelular que contiene ITAM o motivos similares a ITAM y el segundo receptor contiene un dominio de señalización intracelular de un receptor coestimulador. La señal coestimuladora en combinación con la señal de activación inducida en la misma célula es aquella que da como resultado una respuesta inmunitaria, como una respuesta inmunitaria robusta y sostenida, como un aumento de la expresión génica, secreción de citoquinas y otros factores, y funciones de efector mediadas por células T como la muerte celular.
[0270] En algunos casos, ni la ligadura del primer receptor solo ni ligación de los segundos receptores solos induce una respuesta inmunitaria robusta. En algunos aspectos, si sólo se liga un receptor, la célula se toleriza o no responde al antígeno, o se inhibe, y/o no se induce a proliferar o secretar factores o llevar a cabo funciones efectoras. En algunos casos, sin embargo, cuando se ligan la pluralidad de receptores, como al encontrar una célula que expresa los antígenos primero y segundo, se logra una respuesta deseada, como activación o estimulación inmune completa, p. ej., según lo indicado por la secreción de una o más citoquinas, proliferación, persistencia y/o realización de una función efectora inmunitaria tal como destrucción citotóxica de una célula diana.
[0271] En algunos casos, los dos receptores inducen, respectivamente, un activador y una señal inhibidora a la célula, de tal manera que la unión por uno de los receptores a su antígeno activa la célula o induce una respuesta, pero la unión por el segundo receptor inhibidor a su antígeno induce una señal que suprime o mitiga esa respuesta. Los ejemplos son combinaciones de CAR activadores y CAR o iCAR inhibidores. Se puede usar una estrategia de este tipo, p. ej., en donde el CAR activador se une a un antígeno expresado en una enfermedad o afección pero que también se expresa en células normales, y el receptor inhibidor se une a un antígeno separado que se expresa en las células normales pero no células de la enfermedad o condición.
[0272] En algunos casos, la estrategia multi-diana se emplea en un caso donde un antígeno asociado con una enfermedad o condición particular se expresa en una célula no enferma y/o se expresa en la célula modificada en sí, ya sea de forma transitoria (p. ej., mediante estimulación en asociación con modificación genética) o de forma permanente. En tales casos, al requerir la ligación de dos receptores antigénicos separados e individualmente específicos, se puede mejorar la especificidad, selectividad y/o eficacia.
[0273] En algunos casos, la pluralidad de antígenos, p. ej., los antígenos primero y segundo, se expresan en la célula, tejido, o la enfermedad o afección objetivo, tal como en la célula cancerosa. En algunos aspectos, la célula, tejido, enfermedad o afección es mieloma múltiple o una célula de mieloma múltiple. En algunos casos, uno o más de la pluralidad de antígenos generalmente también se expresan en una célula a la que no se desea apuntar con la terapia celular, tal como una célula o tejido normal o no enfermo, y/o las propias células manipuladas. En tales casos, al requerir la ligación de múltiples receptores para lograr una respuesta de la célula, se logra la especificidad y/o eficacia.
1. Vectores y métodos para la ingeniería genética
[0274] Diversos métodos para la introducción de componentes modificados genéticamente, p. ej., los receptores recombinantes, p. ej., automóviles o TCR, son bien conocidos y se pueden usar con los métodos y composiciones proporcionadas. Los métodos ejemplares incluyen aquellos para la transferencia de ácidos nucleicos que codifican los receptores, incluidos los virales, p. ej., retrovirales o lentivirales, transducción, transposones y electroporación.
[0275] En algunos casos, los ácidos nucleicos recombinantes se transfieren a células usando partículas virales infecciosas recombinantes, tales como, p. ej., vectores derivados de virus de simio 40 (SV40), adenovirus, virus adenoasociado (AAV). En algunos casos, los ácidos nucleicos recombinantes se transfieren a las células T utilizando vectores lentivirales recombinantes o vectores retrovirales, como los vectores gamma-retrovirales (ver, p. ej., Koste et al. (2014) Gene Therapy, 3 de abril de 2014, doi: 10,1038/gt. 2014,25; Carlens et al. (2000) Exp Hematol 28 (10): 1137-46; Alonso-Camino et al. (2013) Mol Ther Nucl Acids 2, e93; Park et al, Trends Biotechnol, 2011 29 de noviembre (11): 550-557.
[0276] En algunos casos, el vector retroviral tiene una secuencia repetida terminal larga (LTR), p. ej., un vector retroviral derivado del virus de la leucemia murina de Moloney (MoMLV), virus del sarcoma mieloproliferativo (MPSV), virus de la leucemia murina, virus de células madre embrionarias (MESV), virus de células madre murinas (MSCV), virus formador de focos del bazo (SFFV) o virus adenoasociados (AAV). La mayoría de los vectores retrovirales se derivan de retrovirus murinos. En algunos casos, los retrovirus incluyen aquellos derivados de cualquier fuente de células de aves o mamíferos. Los retrovirus son típicamente anfotrópicos, lo que significa que son capaces de infectar células huesped de varias especies, incluidos los humanos. En un caso, el gen que se va a expresar reemplaza las secuencias retrovirales gag, pol y/o env. Se han descrito varios sistemas retrovirales ilustrativos (p. ej., Patentes de Estados Unidos Nos 5.219.740; 6.207.453; 5.219.740; Miller y Rosman (1989) BioTechniques 7: 980-990; Miller, A. D. (1990) Human Gene Therapy 1:5-14; Scarpa y col. (1991) Virology 180: 849-852; Burns y col. (1993) Proc. Natl. Acad. Sci. EE. UU. 90: 8033-8037; y Boris-Lawrie y Temin (1993) Cur. Opin. Genet. Develop. 3:102-109.
[0277] Se conocen métodos de transducción lentiviral. Los métodos de ejemplo se describen en, p. ej., Wang et al (2012) J. Immunother 35 (9): 689 a 701; Cooper et al. (2003) Blood. 101: 1637-1644; Verhoeyen et al. (2009) Methods Mol Biol. 506: 97-114; y Cavalieri et al. (2003) Blood. 102 (2): 497-505.
[0278] En algunos casos, los ácidos nucleicos recombinantes se transfieren a las células T a través de electroporación (véase, p. ej., Chicaybam et al, (2013) PLoS ONE 8 (3): e60298 y Van Tedeloo et al (2000) Gene Therapy 7 (16): 1431-1437). En algunos casos, los ácidos nucleicos recombinantes se transfieren a las células T mediante transposición (ver, p. ej., Manuri y col. (2010) Hum Gene Ther 21 (4): 427-437; Sharma y col. (2013) Molec Ther Nucl Acids 2, e74; y Huang et al. (2009) Methods Mol Biol 506: 115-126). Otros métodos para introducir y expresar material genético en células inmunes incluyen transfección con fosfato de calcio (p. ej., como se describe en Current Protocols in Molecular Biology, John Wiley & Sons, Nueva York. NY), fusión de protoplastos, transfección mediada por liposomas catiónicos; bombardeo de micropartículas facilitado por partículas de tungsteno (Johnston, Nature, 346: 776-777 (1990)); y coprecipitación de ADN de fosfato de estroncio (Brash y col, Mol. Cell Biol, 7: 2031-2034 (1987)).
[0279] Otros enfoques y vectores para la transferencia de los ácidos nucleicos que codifican los productos recombinantes son los descritos, p. ej., en la solicitud de patente internacional, publicación N°: WO2014055668, y en la Patente de EE. UU. N° 7.446.190.
[0280] En algunos casos, las células, p. ej., células T, se pueden transfectar ya sea durante o después de la expansión, por ejemplo con un receptor de células T (TCR) o un receptor de antígeno quimérico (CAR). Esta transfección para la introducción del gen del receptor deseado se puede realizar con cualquier vector retroviral adecuado, por ejemplo. La población de células modificadas genéticamente puede luego liberarse del estímulo inicial (el estímulo CD3/CD28, por ejemplo) y posteriormente estimularse con un segundo tipo de estímulo, p. ej., a través de un receptor introducido de novo). Este segundo tipo de estímulo puede incluir un estímulo antigénico en forma de péptido/molécula MHC, el ligando análogo (entrecruzamiento) del receptor introducido genéticamente (p. ej., ligando natural de un CAR) o cualquier ligando (como un anticuerpo) que se une directamente dentro del marco del nuevo receptor (p. ej., reconociendo regiones constantes dentro del receptor). Véase, p. ej., Cheadle et al, "Chimeric antigen receptors for T-cell based therapy" Methods Mol Biol. 2012; 907: 645-66 o Barrett et al, Chimeric antigen receptors for T-cell based therapy" Methods Mol Biol Vol. 65: 333 - 347 (2014).
[0281] En algunos casos, un vector se puede utilizar que no requiere que se activen las células, p. ej., células T. En algunos de estos casos, las células se pueden seleccionar y/o transducir antes de la activación. Por tanto, las células pueden modificarse por ingeniería genética antes o después del cultivo de las células y, en algunos casos, al mismo tiempo o durante al menos una parte del cultivo.
[0282] Entre los ácidos nucleicos adicionales, p. ej., genes para la introducción son aquellos para mejorar la eficacia de la terapia, tal como mediante la promoción de la viabilidad y/o la función de células transferidas; genes para proporcionar un marcador genético para la selección y/o evaluación de las células, como para evaluar la supervivencia o localización in vivo; genes para mejorar la seguridad, p. ej., haciendo que la célula sea susceptible a la selección negativa in vivo como describen Lupton DS et al, Mol. y Cell Biol, 11: 6 (1991); y Riddell y col, Human Gene Therapy 3: 319-338 (1992); véanse también las publicaciones PCT/US91/08442 y PCT/US94/05601 de Lupton et al. que describe el uso de genes de fusión seleccionables bifuncionales derivados de la fusión de un marcador seleccionable positivo dominante con un marcador seleccionable negativo. Véase, p. ej., Riddell et al, Patente de EE. UU. N° 6.040,177, en las columnas 14-17.
2. Células y preparación de las células para la ingeniería genética
[0283] Se proporcionan métodos, ácidos nucleicos, composiciones, y kits para la producción de las células manipuladas genéticamente. Entre las células que expresan los receptores y administradas mediante los métodos proporcionados se encuentran las células modificadas genéticamente. La ingeniería genética generalmente implica la introducción de un ácido nucleico que codifica el componente recombinante o manipulado en una composición que contiene las células, tal como por transducción, transfección o transformación retroviral.
[0284] En algunos casos, los ácidos nucleicos son heterólogos, es decir, normalmente no están presentes en una célula o muestra obtenida de la célula, como una obtenida de otro organismo o célula, que por ejemplo, no se encuentra normalmente en la célula que está siendo diseñado y/o un organismo del que se deriva dicha célula. En algunos casos, los ácidos nucleicos no se encuentran en la naturaleza, como un ácido nucleico que no se encuentra en la naturaleza, incluido uno que comprende combinaciones quiméricas de ácidos nucleicos que codifican varios dominios de múltiples tipos de células diferentes.
[0285] Las células generalmente son células eucariotas, tales como células de mamífero, y típicamente son células humanas. En algunos casos, las células se derivan de la sangre, la médula ósea, la linfa o los órganos linfoides, son células del sistema inmunológico, como las células de la inmunidad innata o adaptativa, p. ej., células mieloides o linfoides, incluidos los linfocitos, típicamente células T y/o células NK. Otras células ejemplares incluyen células madre, tales como células madre multipotentes y pluripotentes, incluidas células madre pluripotentes inducidas (iPSC). Las células son típicamente células primarias, como las aisladas directamente de un sujeto y/o aisladas de un sujeto y congeladas. En algunos casos, las células incluyen uno o más subconjuntos de células T u otros tipos de células, como poblaciones de células T completas, células CD4+, células CD8+ y subpoblaciones de las mismas, como las definidas por función, estado de activación, madurez, potencial para capacidad de diferenciación, expansión, recirculación, localización y/o persistencia, especificidad de antígeno, tipo de receptor de antígeno, presencia en un órgano o compartimento particular, perfil de secreción de marcador o citoquina y/o grado de diferenciación. Con referencia al sujeto a tratar, las células pueden ser alogénicas y/o autólogas. Entre los métodos se incluyen los métodos listos para usar. En algunos aspectos, como las tecnologías disponibles en el mercado, las células son pluripotentes y/o multipotentes, como las células madre, como las células madre pluripotentes inducidas (iPSC). En algunos casos, los métodos incluyen aislar células del sujeto, prepararlas, procesarlas, cultivarlas y/o manipularlas y reintroducirlas en el mismo sujeto, antes o después de la crioconservación.
[0286] Entre los sub-tipos y subpoblaciones de células T y/o de las células T CD4+ y/o CD8+ son células T naive (Tn), células T efectoras (Teff), células T de memoria y subtipos de las mismas, como la memoria de células madre T (Tscm), la memoria central T (Tcm), la memoria efectora T (Tem) o las células T de memoria efectora diferenciadas terminalmente, los linfocitos que infiltran el tumor (TIL), las células T inmaduras, células T, células T auxiliares, células T citotóxicas, células T invariantes asociadas a mucosas (MAIT), células T reguladoras (Treg) de origen natural y adaptativas, células T auxiliares, como células TH1, células TH2, células TH3, células TH17, células TH9, células TH22, células T auxiliares foliculares, células T alfa/beta y células T delta/gamma.
[0287] En algunos casos, las células son células asesinas naturales (NK). En algunos casos, las células son monocitos o granulocitos, p. ej., células mieloides, macrófagos, neutrófilos, células dendríticas, mastocitos, eosinófilos y/o basófilos.
[0288] En algunos casos, las células incluyen uno o más ácidos nucleicos introducidos a través de la ingeniería genética, y por lo tanto expresan productos recombinantes o modificadas por ingeniería genética de tales ácidos nucleicos. En algunos casos, los ácidos nucleicos son heterólogos, es decir, normalmente no están presentes en una célula o muestra obtenida de la célula, como una obtenida de otro organismo o célula, que por ejemplo, no se encuentra normalmente en la célula que se está manipulando y/o un organismo del que se deriva dicha célula. En algunos casos, los ácidos nucleicos no se encuentran en la naturaleza, como un ácido nucleico que no se encuentra en la naturaleza, incluido uno que comprende combinaciones quiméricas de ácidos nucleicos que codifican varios dominios de múltiples tipos de células diferentes.
[0289] En algunos casos, la preparación de las células genéticamente modificadas incluye uno o más de los pasos de cultivo y/o de preparación. Las células para la introducción del ácido nucleico que codifica el receptor transgénico, como el CAR, pueden aislarse de una muestra, como una muestra biológica, p. ej., una obtenida o derivada de un sujeto. En algunos casos, el sujeto del que se aísla la célula es uno que tiene la enfermedad o afección o que necesita una terapia celular o al que se administrará la terapia celular. En algunos casos, el sujeto es un ser humano que necesita una intervención terapéutica particular, como la terapia celular adoptiva para la que se aíslan, procesan y/o manipulan células.
[0290] Por consiguiente, las células en algunos casos son células primarias, p. ej., células humanas primarias. Las muestras incluyen tejidos, fluidos y otras muestras tomadas directamente del sujeto, así como muestras resultantes de uno o más pasos de procesamiento, como separación, centrifugación, ingeniería genética (p. ej., transducción con vector viral), lavado y/o incubación. La muestra biológica puede ser una muestra obtenida directamente de una fuente biológica o una muestra que se procesa. Las muestras biológicas incluyen, pero no se limitan a fluidos corporales,
tales como sangre, plasma, suero, líquido cefalorraquídeo, líquido sinovial, orina y sudor, muestras de tejidos y órganos, incluidas muestras procesadas derivadas de las mismas.
[0291] En algunos aspectos, la muestra de la que se derivan o aislan las células es sangre o una muestra derivada de sangre, o es o se deriva de un producto de aféresis o leucaféresis. Ejemplos de muestras incluyen sangre total, células mononucleares de sangre periférica (PBMC), leucocitos, médula ósea, timo, biopsia de tejido, tumor, leucemia, linfoma, ganglio linfático, tejido linfoide asociado al intestino, tejido linfoide asociado a mucosas, bazo, otros tejidos linfoides, hígado, pulmón, estómago, intestino, colon, riñón, páncreas, mama, hueso, próstata, cuello uterino, testículos, ovarios, amígdalas u otro órgano y/o células derivadas de los mismos. Las muestras incluyen, en el contexto de la terapia celular, p. ej., la terapia celular adoptiva, muestras de fuentes autólogas y alogénicas.
[0292] En algunos casos, las células se derivan de líneas celulares, p. ej., líneas de células T. En algunos casos, las células se obtienen de una fuente xenogénica, p. ej., de ratón, rata, primate no humano y cerdo.
[0293] En algunos casos, el aislamiento de las células incluye uno o más pasos de separación de células no basados en preparación y/o afinidad. En algunos ejemplos, las células se lavan, centrifugan y/o incuban en presencia de uno o más reactivos, p. ej., para eliminar componentes no deseados, enriquecer para obtener componentes deseados, lisar o eliminar células sensibles a reactivos particulares. En algunos ejemplos, las células se separan basándose en una o más propiedades, como densidad, propiedades adherentes, tamaño, sensibilidad y/o resistencia a componentes particulares.
[0294] En algunos ejemplos, se obtienen las células de la sangre circulante de un sujeto, p. ej., mediante aféresis o leucaféresis. Las muestras, en algunos aspectos, contienen linfocitos, que incluyen células T, monocitos, granulocitos, células B, otros glóbulos blancos nucleados, glóbulos rojos y/o plaquetas, y en algunos aspectos contienen células distintas de glóbulos rojos y plaquetas.
[0295] En algunos casos, las células de sangre recogidas del sujeto se lavan, p. ej., para eliminar la fracción de plasma y para colocar las células en un tampón apropiado o soportes para las etapas de procesamiento posteriores. En algunos casos, las células se lavan con solución salina tamponada con fosfato (PBS). En algunos casos, la solución de lavado carece de calcio y/o magnesio y/o muchos o todos los cationes divalentes. En algunos aspectos, una etapa de lavado se realiza con una centrífuga de "flujo continuo" semiautomática (p. ej., el procesador de células Cobe 2991, Baxter) de acuerdo con las instrucciones del fabricante. En algunos aspectos, un paso de lavado se logra mediante filtración de flujo tangencial (TFF) de acuerdo con las instrucciones del fabricante. En algunos casos, las células se resuspenden en una variedad de tampones biocompatibles después del lavado, tales como, p. ej., PBS libre de Ca++/Mg++. En ciertos casos, los componentes de una muestra de células sanguíneas se extraen y las células se resuspenden directamente en el medio de cultivo.
[0296] En algunos casos, los métodos incluyen métodos de separación de células basada en la densidad, tales como la preparación de células blancas de la sangre de la sangre periférica mediante lisis de las células sanguíneas y centrifugación roja a través de un gradiente de Percoll o Ficoll.
[0297] En algunos casos, los métodos de aislamiento incluyen la separación de diferentes tipos de células en base a la expresión o presencia en la célula de una o más moléculas específicas, tales como los marcadores de superficie, p. ej., proteínas de superficie, marcadores intracelulares, o ácido nucleico. En algunos casos, puede usarse cualquier método conocido para la separación basado en tales marcadores. En algunos casos, la separación es una separación basada en afinidad o inmunoafinidad. Por ejemplo, el aislamiento en algunos aspectos incluye la separación de células y poblaciones celulares en función de la expresión de las células o el nivel de expresión de uno o más marcadores, típicamente marcadores de superficie celular, p. ej., mediante incubación con un anticuerpo o pareja de unión que específicamente se une a dichos marcadores, seguido generalmente por etapas de lavado y separación de las células que se han unido al anticuerpo o a la pareja de unión, de aquellas células que no se han unido al anticuerpo o a la pareja de unión.
[0298] Tales etapas de separación se pueden basar en la selección positiva, en donde las células que se han unido a los reactivos se conservan para su uso posterior, y/o de selección negativa, en donde se retienen las células que no se han unido al anticuerpo o pareja de unión. En algunos ejemplos, ambas fracciones se conservan para su uso posterior. En algunos aspectos, la selección negativa puede ser particularmente útil cuando no está disponible ningún anticuerpo que identifique específicamente un tipo de célula en una población heterogénea, de modo que la separación se lleve a cabo mejor basándose en marcadores expresados por células distintas de la población deseada.
[0299] No es necesario que la separación dé como resultado un enriquecimiento del 100% o la eliminación de una población celular particular o células que expresan un marcador particular. Por ejemplo, la selección positiva o el enriquecimiento de células de un tipo particular, como las que expresan un marcador, se refiere al aumento del número o porcentaje de dichas células, pero no tiene por qué dar como resultado una ausencia completa de células que no expresan el marcador. Asimismo, la selección negativa, eliminación o agotamiento de células de un tipo particular, como las que expresan un marcador, se refiere a la disminución del número o porcentaje de dichas células, pero no tiene por qué dar como resultado la eliminación completa de todas esas células.
[0300] En algunos ejemplos, se llevan a cabo múltiples rondas de etapas de separación, en donde la fracción seleccionada positiva o negativamente de un paso se somete a otra etapa de separación, tal como una selección positiva o negativa subsiguiente. En algunos ejemplos, una sola etapa de separación puede agotar las células que expresan múltiples marcadores simultáneamente, como incubando células con una pluralidad de anticuerpos o parejas de unión, cada uno específico para un marcador dirigido a la selección negativa. Asimismo, se pueden seleccionar positivamente múltiples tipos de células simultáneamente incubando células con una pluralidad de anticuerpos o parejas de unión expresadas en los diversos tipos de células.
[0301] Por ejemplo, en algunos aspectos, subpoblaciones específicas de células T, como células positivas o que expresan niveles altos de uno o más marcadores de superficie, p. ej., células T CD28+, CD62L+, CCR7+, CD27+, CD127+, CD4+, CD8+, CD45RA y/o CD45RO+, se aíslan mediante técnicas de selección positiva o negativa.
[0302] Por ejemplo, las células T CD3+, CD28+ pueden seleccionarse positivamente utilizando cuentas magnéticas conjugadas por CD3/CD28 (p. ej., DYNABEADS® M-450 CD3/CD28 T Cell Expander).
[0303] En algunos casos, el aislamiento se realiza por enriquecimiento para una población celular particular por la selección positiva, o el agotamiento de una población celular particular, por selección negativa. En algunos casos, la selección positiva o negativa se logra incubando células con uno o más anticuerpos u otro agente de unión que se unen específicamente a uno o más marcadores de superficie expresados (marcador+) o expresados a un nivel relativamente más alto (marcadoralto) en las células seleccionadas positiva o negativamente, respectivamente.
[0304] En algunos casos, las células T se separan de una muestra de PBMC por selección negativa de marcadores expresados en células no T, como las células B, monocitos, u otras células blancas de la sangre, tales como CD14. En algunos aspectos, se usa un paso de selección de CD4+ o CD8+ para separar las células T auxiliares CD4+ y las células T citotóxicas CD8+. Dichas poblaciones de CD4+ y CD8+ se pueden clasificar adicionalmente en subpoblaciones mediante selección positiva o negativa de marcadores expresados o expresados en un grado relativamente mayor en una o más subpoblaciones de células T naive, de memoria y/o efectoras.
[0305] En algunos casos, las células CD8+ se enriquecen adicionalmente o se agotan en células madre de memoria central, memoria efectora y/o memoria central naive, tal como mediante selección positiva o negativa basada en antígenos de superficie asociados con la subpoblación respectiva. En algunos casos, el enriquecimiento de las células T de memoria central (Tcm) se lleva a cabo para aumentar la eficacia, como para mejorar la supervivencia a largo plazo, la expansión y/o el injerto después de la administración, que en algunos aspectos es particularmente robusto en tales subpoblaciones. VerTerakura et al. (2012) Blood. 1:72-82; Wang y col. (2012) J Immunother. 35 (9): 689-701. En algunos casos, la combinación de células T CD8+ enriquecidas con Tcm y células T CD4+ mejora aún más la eficacia.
[0306] En los casos, las células T de memoria están presentes en subconjuntos de CD62L+ y CD62L' de linfocitos de sangre periférica de CD8+. Las PBMC pueden enriquecerse o reducirse en fracciones de CD62L' CD8+ y/o CD62L+CD8+, como por ejemplo usando anticuerpos anti-CD8 y anti-CD62L.
[0307] En algunos casos, el enriquecimiento para células T de memoria central (Tcm) se basa en la expresión de superficie positiva o alta de CD45RO, CD62L, CCR7, CD28, CD3, y/o CD 127; en algunos aspectos, se basa en la selección negativa de células que expresan o expresan altamente CD45RA y/o granzima B. En algunos aspectos, el aislamiento de una población CD8+ enriquecida para células Tcm se lleva a cabo mediante el agotamiento de las células que expresan CD4, CD14, CD45RA y selección positiva o enriquecimiento de células que expresan CD62L. En un aspecto, el enriquecimiento de las células T (Tcm) de memoria central se realiza partiendo de una fracción negativa de células seleccionadas en base a la expresión de CD4, que se somete a una selección negativa en base a la expresión de CD14 y CD45RA, y una selección positiva basada en en CD62L. Dichas selecciones en algunos aspectos se llevan a cabo simultáneamente y en otros aspectos se llevan a cabo secuencialmente, en cualquier orden. En algunos aspectos, el mismo paso de selección basado en la expresión de CD4 utilizada en la preparación de la población o subpoblación de células CD8+, también se utiliza para generar la población o subpoblación de células CD4+, de modo que tanto las fracciones positivas como negativas de la separación basada en CD4 se retienen y utilizan en las etapas posteriores de los métodos, opcionalmente siguiendo una o más etapas de selección positiva o negativa adicionales.
[0308] En un ejemplo particular, una muestra de PBMCs u otra muestra de células blancas de la sangre se somete a la selección de las células CD4+, donde se conservan las fracciones tanto negativas como positivas. Luego, la fracción negativa se somete a una selección negativa basada en la expresión de CD14 y CD45RA o CD19, y una selección positiva basada en un marcador característico de las células T de memoria central, como CD62L o CCR7, donde las selecciones positivas y negativas se llevan en cualquier orden.
[0309] Las células T auxiliares CD4+ se clasifican en células naive, de memoria central, y efectoras mediante la identificación de poblaciones de células que tienen antígenos de superficie celular. Los linfocitos CD4+ se pueden obtener mediante métodos estándar. En algunos casos, los linfocitos T CD4+ naive son linfocitos T CD45RO',
CD45RA+, CD62L+, CD4+. En algunos casos, las células CD4+ de memoria central son CD62L+ y CD45RO+. En algunos casos, las células efectoras CD4+ son CD62L- y CD45RO-.
[0310] En un ejemplo, para enriquecimiento en células CD4+ por selección negativa, un cóctel de anticuerpos monoclonales típicamente incluye anticuerpos para CD14, CD20, CD11b, CD16, HLA-DR, y CD8. En algunos casos, el anticuerpo o pareja de unión se une a un soporte o matriz sólidos, como una cuenta magnética o una cuenta paramagnética, para permitir la separación de las células para la selección positiva y/o negativa. Por ejemplo, las células y poblaciones de células están separadas o aisladas utilizando técnicas de separación inmunomagnéticas (o de afinidad magnética) (revisadas en Methods in Molecular Medicine, vol. 58: Metastasis Research Protocols, Vol. 2: Cell Behaviour In vitro and In vivo, p. 17-25 Editado por: S. A. Brooks y U. Schumacher © Humana Press Inc, Totowa, Nueva Jersey).
[0311] En algunos aspectos, se incuba la muestra o composición de células a ser separadas con el material pequeño, magnetizable o magnéticamente sensible, tales como las partículas magnéticamente sensibles o micropartículas, tales como cuentas paramagnéticas (p. ej., tales como Dynalbeads o cuentas MACS). El material magnéticamente sensible, p. ej., una partícula, generalmente se une directa o indirectamente a una pareja de unión, p. ej., un anticuerpo, que se une específicamente a una molécula, p. ej., un marcador de superficie, presente en la célula, células o población de células que se desea separar, p. ej., que se desea seleccionar negativa o positivamente.
[0312] En algunos casos, la partícula magnética o cuenta comprende un material magnéticamente sensible unido a un miembro de unión específico, tal como un anticuerpo u otra pareja de unión. Hay muchos materiales de respuesta magnética bien conocidos que se utilizan en los métodos de separación magnética. Las partículas magnéticas adecuadas incluyen las descritas en Molday, patente de EE. UU. N° 4.452.773, y en la memoria descriptiva de la patente europea EP 452342 B. Las partículas de tamaño coloidal, tales como las descritas en la patente de EE. UU. N° 4.795.698 y Liberti et al, Patente de EE. UU. 5.200.084 son otros ejemplos.
[0313] La incubación generalmente se lleva a cabo bajo condiciones en donde los anticuerpos o parejas de unión, o moléculas, tales como anticuerpos secundarios u otros reactivos, que se unen específicamente a dichos anticuerpos o parejas de unión, que están unidos a la partícula magnética o cuenta, en concreto se unen a las moléculas de la superficie celular si están presentes en las células de la muestra.
[0314] En algunos aspectos, la muestra se coloca en un campo magnético, y las células que tienen partículas magnéticamente sensibles o magnetizables fijadas a las mismas serán atraídas al imán y se separa de las células no marcadas. Para la selección positiva, se retienen las células que son atraídas por el imán; para la selección negativa, se retienen las células que no son atraídas (células no marcadas). En algunos aspectos, se realiza una combinación de selección positiva y negativa durante el mismo paso de selección, donde las fracciones positivas y negativas se retienen y se procesan adicionalmente o se someten a pasos de separación adicionales.
[0315] En ciertos casos, las partículas magnéticamente sensibles están recubiertas de anticuerpos primarios o de otras parejas de unión, anticuerpos secundarios, lectinas, enzimas, o estreptavidina. En ciertos casos, las partículas magnéticas se unen a las células mediante un recubrimiento de anticuerpos primarios específicos para uno o más marcadores. En ciertos casos, las células, en lugar de las cuentas, se marcan con un anticuerpo primario o una pareja de unión, y luego se agregan partículas magnéticas recubiertas con un anticuerpo secundario específico de tipo celular u otra pareja de unión (p. ej., estreptavidina). En ciertos casos, las partículas magnéticas recubiertas de estreptavidina se utilizan junto con anticuerpos primarios o secundarios biotinilados.
[0316] En algunos casos, las partículas magnéticamente sensibles se dejan unidas a las células que van a ser posteriormente incubadas, cultivadas y/o modificadas; en algunos aspectos, las partículas se dejan adheridas a las células para su administración a un paciente. En algunos casos, las partículas magnetizables o que responden magnéticamente se eliminan de las células. Los métodos para eliminar partículas magnetizables de las células son conocidas e incluyen, p. ej., el uso de anticuerpos competidores no marcados y partículas magnetizables o anticuerpos conjugados con enlazadores escindibles. En algunos casos, las partículas magnetizables son biodegradables.
[0317] En algunos casos, la selección basada en la afinidad es a través de células activadas por la clasificación magnética (MACS) (Miltenyi Biotech, Auburn, CA). Los sistemas de clasificación de células activadas magnéticamente (MACS) son capaces de realizar una selección de alta pureza de células que tienen partículas magnetizadas unidas a las mismas. En ciertos casos, MACS opera en un modo en donde las especies objetivo y no objetivo se eluyen secuencialmente después de la aplicación del campo magnético externo. Es decir, las células unidas a las partículas magnetizadas se mantienen en su lugar mientras se eluyen las especies no unidas. Luego, después de que se completa este primer paso de elución, las especies que quedaron atrapadas en el campo magnético y que no fueran eluidas se liberan de alguna manera para que puedan eluirse y recuperarse. En ciertos casos, las células no diana se marcan y se agotan de la población heterogénea de células.
[0318] En ciertos casos, el aislamiento o separación se lleva a cabo utilizando un sistema, dispositivo o aparato que lleva a cabo uno o más de los pasos de aislamiento, preparación celular, separación, procesamiento, incubación, cultivo y/o formulación de los métodos. En algunos aspectos, el sistema se utiliza para llevar a cabo cada uno de estos
pasos en un entorno cerrado o estéril, p. ej., para minimizar errores, manipulación por parte del usuario y/o contaminación. En un ejemplo, el sistema es un sistema como se describe en la Solicitud de Patente Internacional, Número de Publicación WO2009/072003, o US 20110003380 A1.
[0319] En algunos casos, el sistema o aparato lleva a cabo uno o más, p. ej., todos los pasos de aislamiento, procesamiento, modificación y formulación en un sistema integrado o autónomo, y/o de una manera automatizada o programable. En algunos aspectos, el sistema o aparato incluye una computadora y/o programa de computadora en comunicación con el sistema o aparato, lo que permite al usuario programar, controlar, evaluar el resultado y/o ajustar varios aspectos del procesamiento, aislamiento, pasos modificados y formulación.
[0320] En algunos aspectos, la separación y/o otros pasos se lleva a cabo utilizando el sistema de CliniMACs (Miltenyi Biotec), p. ej., para la separación automatizada de las células en un nivel clínico a gran escala en un sistema cerrado y estéril. Los componentes pueden incluir un microordenador integrado, una unidad de separación magnética, una bomba peristáltica y varias válvulas de manguito. En algunos aspectos, la computadora integrada controla todos los componentes del instrumento y dirige el sistema para que realice procedimientos repetidos en una secuencia estandarizada. La unidad de separación magnética en algunos aspectos incluye un imán permanente móvil y un soporte para la columna de selección. La bomba peristáltica controla la tasa de flujo en todo el conjunto de tubos y, junto con las válvulas de manguito, asegura el flujo controlado de tampón a través del sistema y la suspensión continua de las células.
[0321] El sistema de CliniMACs en algunos aspectos utiliza partículas magnetizables acopladas al anticuerpo que se suministran en una solución estéril no pirógena. En algunos casos, después de marcar las células con partículas magnéticas, las células se lavan para eliminar el exceso de partículas. A continuación, se conecta una bolsa de preparación de células al conjunto de tubos, que a su vez se conecta a una bolsa que contiene tampón y una bolsa de recogida de células. El juego de tubos consta de tubos estériles preensamblados, que incluyen una precolumna y una columna de separación, y son para un solo uso. Una vez iniciado el programa de separación, el sistema aplica automáticamente la muestra de la célula en la columna de separación. Las células marcadas se retienen dentro de la columna, mientras que las células no marcadas se eliminan mediante una serie de pasos de lavado. En algunos casos, las poblaciones de células para usar con los métodos descritos en este documento no están marcadas y no se retienen en la columna. En algunos casos, las poblaciones de células para su uso con los métodos descritos en este documento se marcan y se retienen en la columna. En algunos casos, las poblaciones de células para su uso con los métodos descritos en el presente documento se eluyen de la columna después de la eliminación del campo magnético y se recogen dentro de la bolsa de recogida de células.
[0322] En ciertos casos, la separación y/o otros pasos se llevan a cabo utilizando el sistema de CliniMACs Prodigy (Miltenyi Biotec). En algunos aspectos, el sistema CliniMACS Prodigy está equipado con una unidad de procesamiento de células que permite el lavado y el fraccionamiento automáticos de las células por centrifugación. El sistema CliniMACS Prodigy también puede incluir una cámara integrada y un software de reconocimiento de imágenes que determina el punto final óptimo del fraccionamiento celular al discernir las capas macroscópicas del producto de la célula de origen. Por ejemplo, la sangre periférica se separa automáticamente en eritrocitos, glóbulos blancos y capas de plasma. El sistema CliniMACS Prodigy también puede incluir una cámara de cultivo celular integrada que logra protocolos de cultivo celular tales como, p. ej., diferenciación y expansión celular, carga de antígeno y cultivo celular a largo plazo. Los puertos de entrada pueden permitir la extracción estéril y el reabastecimiento de medios y las células se pueden monitorear usando un microscopio integrado. Véase, p. ej., Klebanoff et al. (2012) J Immunother. 35 (9): 651-660, Terakura et al. (2012) Blood 1:72-82 y Wang et al. (2012) J Immunother. 35 (9): 689-701.
[0323] En algunos casos, una población de células descritas en este documento se recoge y se enriquece (o se agota) a través de citometría de flujo, en donde las células teñidas para múltiples marcadores de superficie celular se llevan en una corriente de fluido. En algunos casos, una población de células descrita en el presente documento se recoge y se enriquece (o se agota) mediante clasificación a escala preparativa (FACS). En ciertos casos, una población celular descrita en este documento se recolecta y enriquece (o agota) mediante el uso de chips de sistemas microelectromecánicos (MEMS) en combinación con un sistema de detección basado en FACS (ver, p. ej., WO 2010/033140, Cho et al. (2010) Lab Chip 10, 1567-1573; y Godin et al. (2008) J Biophoton. 1 (5): 355-376. En ambos casos, las células se pueden marcar con múltiples marcadores, lo que permite el aislamiento de subconjuntos de células T en alta pureza.
[0324] En algunos casos, los anticuerpos o parejas de unión se etiquetan con uno o más marcadores detectables, para facilitar la separación para la selección positiva y/o negativa. por ejemplo, la separación puede estar basada en la unión a anticuerpos marcados fluorescentemente. En algunos ejemplos, la separación de células basada en la unión de anticuerpos u otras parejas de unión específicas para uno o más marcadores de superficie celular se lleva a cabo en una corriente fluídica, como por clasificación de células activadas por fluorescencia (FACS), incluida la escala preparativa (FACS) y/o sistemas microelectromecánicos (MEMS), p. ej., en combinación con un sistema de detección de citometría de flujo. Dichos métodos permiten la selección positiva y negativa basada en múltiples marcadores simultáneamente.
[0325] En algunos casos, los métodos de preparación incluyen pasos para la congelación, p. ej., criopreservación, las células, ya sea antes o después del aislamiento, incubación, y/o modificación. En algunos casos, la etapa de congelación y descongelación posterior elimina los granulocitos y, hasta cierto punto, los monocitos de la población celular. En algunos casos, las células se suspenden en una solución de congelación, p. ej., después de una etapa de lavado para eliminar el plasma y las plaquetas. Puede usarse cualquiera de una variedad de soluciones y parámetros de congelación conocidos en algunos aspectos. Un ejemplo implica el uso de PBS que contiene un 20% de DMSO y un 8% de albúmina de suero humano (HSA), u otros medios de congelación de células adecuados. A continuación, se diluye 1:1 con medio de modo que la concentración final de DMSO y HSA sea del 10% y 4%, respectivamente. A continuación, las células se congelan generalmente a -80°C a una velocidad de 1° por minuto y se almacenan en la fase de vapor de un tanque de almacenamiento de nitrógeno líquido.
[0326] En algunos casos, las células se incuban y/o cultivan antes o en conexión con la ingeniería genética. Las etapas de incubación pueden incluir cultivo, crecimiento, estimulación, activación y/o propagación. La incubación y/o la modificación pueden llevarse a cabo en un recipiente de cultivo, como una unidad, cámara, pocillo, columna, tubo, juego de tubos, válvula, vial, placa de cultivo, bolsa u otro recipiente para cultivo o crecimiento de células. En algunos casos, las composiciones o células se incuban en presencia de condiciones estimulantes o un agente estimulante. Dichas condiciones incluyen aquellas diseñadas para inducir la proliferación, expansión, activación y/o supervivencia de células en la población, para imitar la exposición al antígeno y/o cebar las células para la ingeniería genética, como para la introducción de un receptor de antígeno recombinante.
[0327] Las condiciones pueden incluir uno o más de determinados medios, temperatura, contenido de oxígeno, contenido de dióxido de carbono, tiempo, agentes, p. ej., nutrientes, aminoácidos, antibióticos, iones, y/o factores estimulantes, tales como citoquinas, quimiocinas, antígenos, parejas de unión, proteínas de fusión, receptores solubles recombinantes y cualquier otro agente diseñado para activar las células.
[0328] En algunos casos, las condiciones o agentes estimulantes incluyen uno o más agentes, p. ej., ligando, que es capaz de activar un dominio de señalización intracelular de un complejo TCR. En algunos aspectos, el agente enciende o inicia la cascada de señalización intracelular de TCR/CD3 en una célula T. Dichos agentes pueden incluir anticuerpos, tales como los específicos para un componente de TCR y/o receptor coestimulador, p. ej., anti-CD3, anti-CD28, p. ej., unidos a un soporte sólido tal como una cuenta y/o una o más citoquinas. Opcionalmente, el método de expansión puede comprender además la etapa de añadir anticuerpo anti-CD3 y/o anti CD28 al medio de cultivo (p. ej., a una concentración de al menos aproximadamente 0,5 ng/ml). En algunos casos, los agentes estimulantes incluyen IL-2 y/o IL-15, p. ej., una concentración de IL-2 de al menos aproximadamente 10 unidades/ml.
[0329] En algunos aspectos, la incubación se lleva a cabo de acuerdo con técnicas tales como las descritas en la Patente de EE. UU. N° 6.040.177 a Riddell et al, Klebanoff y col. (2012) J Immunother. 35 (9): 651-660, Terakura et al. (2012) Blood. 1:72-82 y/o Wang et al. (2012) J Immunother. 35 (9): 689-701.
[0330] En algunos casos, las células T se expanden añadiendo células de alimentación a la composición de iniciación de cultivo, tales como células mononucleares de sangre periférica que no se dividen (PBMC), (p. ej., de tal manera que la población resultante de células contiene al menos aproximadamente 5, 10, 20 o 40 o más células alimentadoras de PBMC por cada linfocito T en la población inicial a expandir); e incubar el cultivo (p. ej., durante un tiempo suficiente para expandir el número de células T). En algunos aspectos, las células alimentadoras que no se dividen pueden comprender células alimentadoras de PBMC irradiadas con rayos gamma. En algunos casos, las PBMC se irradian con rayos gamma en el rango de aproximadamente 3000 a 3600 rads para evitar la división celular. En algunos aspectos, las células alimentadoras se añaden al medio de cultivo antes de la adición de las poblaciones de células T.
[0331] En algunos casos, las condiciones estimulantes incluyen temperatura adecuada para el crecimiento de linfocitos T humanos, p. ej., al menos aproximadamente 25 grados Celsius, generalmente al menos aproximadamente 30 grados, y generalmente en o alrededor de 37 grados Celsius. Opcionalmente, la incubación puede comprender además la adición de células linfoblastoides (LCL) transformadas con EBV que no se dividen como células alimentadoras. El LCL se puede irradiar con rayos gamma en el rango de aproximadamente 6000 a 10.000 rads. Las células alimentadoras de LCL en algunos aspectos se proporcionan en cualquier cantidad adecuada, tal como una proporción de células alimentadoras de LCL a linfocitos T iniciales de al menos aproximadamente 10:1.
[0332] En los casos, las células T específicas de antígeno, tales como las células T CD4+ y/o CD8+ específicas a antígeno, se obtienen mediante la estimulación de linfocitos T específicos naive o antígeno con el antígeno. Por ejemplo, se pueden generar líneas o clones de células T específicas de antígeno para antígenos de citomegalovirus aislando células T de sujetos infectados y estimulando las células in vitro con el mismo antígeno.
B. Tratamientos y métodos
[0333] En algunos casos, se administra una dosis de células que expresan un receptor recombinante a un sujeto para tratar o prevenir enfermedades, afecciones y trastornos, incluidos los cánceres. En algunos casos, las células, poblaciones y composiciones se administran a un sujeto o paciente que tiene la enfermedad o afección particular que
se va a tratar, p. ej., mediante terapia celular adoptiva, tal como terapia celular T adoptiva. En algunos casos, las células y composiciones, tales como composiciones manipuladas y composiciones de final de producción después de la incubación y/u otras etapas de procesamiento, se administran a un sujeto, tal como un sujeto que tiene o está en riesgo de padecer la enfermedad o afección. En algunos aspectos, los métodos de ese modo tratan, p. ej., mejoran uno o más síntomas de la enfermedad o afección, tal como disminuyendo la carga tumoral en un cáncer que expresa un antígeno reconocido por una célula T manipulada.
[0334] Los métodos para la administración de células para la terapia celular adoptiva son conocidos y pueden usarse en relación con los métodos y composiciones proporcionadas. Por ejemplo, se describen métodos de terapia adoptiva de células T, p. ej., en la publicación de solicitud de patente de EE. UU. N° 2003/0170238 de Gruenberg et al; Patente de EE. UU. N° 4,690,915 de Rosenberg; Rosenberg (2011) Nat Rev Clin Oncol. 8 (10): 577-85). Véase, p. ej., Themeli et al. (2013) Nat Biotechnol. 31 (10): 928-933; Tsukahara y col. (2013) Biochem Biophys Res Commun 438 (1): 84-9; Davila y col. (2013) PLoS ONE 8 (4): e61338.
[0335] La enfermedad o afección que se trata puede ser cualquiera en donde la expresión de un antígeno está asociado con y/o implicado en la etiología de una enfermedad o trastorno de la enfermedad, p. ej., causa, exacerba o de otra manera está implicado en tal enfermedad, condición, o trastorno. Enfermedades y condiciones ejemplares pueden incluir enfermedades o condiciones asociadas con la malignidad o transformación de las células (p. ej., cáncer), la enfermedad autoinmune o inflamatoria, o una enfermedad infecciosa, p. ej., causada por un patógeno bacteriano, viral o de otro tipo. Los antígenos ejemplares, que incluyen antígenos asociados con diversas enfermedades y afecciones que pueden tratarse, se describen anteriormente. En casos particulares, el receptor de antígeno quimérico o TCR transgénico se une específicamente a un antígeno asociado con la enfermedad o afección.
[0336] Entre las enfermedades, condiciones y trastornos son tumores, incluyendo tumores sólidos, neoplasias malignas hematológicas, y los melanomas, y que incluyen tumores localizados y metastásicos, enfermedades infecciosas, como la infección con un virus u otro patógeno, p. ej., VIH, VHC, VHB, CMV y enfermedades parasitarias, y enfermedades autoinmunes e inflamatorias. En algunos casos, la enfermedad o afección es un tumor, cáncer, malignidad, neoplasia u otra enfermedad o trastorno proliferativo. Dichas enfermedades incluyen, entre otras, leucemia, linfoma, p. ej., leucemia linfocítica crónica (LLC), leucemia linfoblástica aguda (LLA), linfoma no Hodgkin (LNH), leucemia mieloide aguda, mieloma múltiple, linfoma folicular refractario, linfoma de células del manto, linfoma de células B indolentes, neoplasias malignas de células B, cánceres de colon, pulmón, hígado, mama, próstata, ovario, piel, melanoma, hueso y cerebro, cáncer de ovario, cánceres epiteliales, carcinoma de células renales, páncreas adenocarcinoma, linfoma de Hodgkin, carcinoma cervical, cáncer colorrectal, glioblastoma, neuroblastoma, sarcoma de Ewing, meduloblastoma, osteosarcoma, sarcoma sinovial y/o mesotelioma. En algunos casos, el sujeto tiene leucemia linfoblástica aguda (LLA). En algunos casos, el sujeto tiene linfoma no Hodgkin.
[0337] En algunos casos, la enfermedad o afección es una enfermedad o afección infecciosa, tal como, pero no limitada a infecciones virales, retrovirales, bacterianas y protozoarias, inmunodeficiencia, Citomegalovirus (CMV), virus Epstein-Barr (EBV), adenovirus, poliomavirus BK. En algunos casos, la enfermedad o afección es una enfermedad o afección autoinmune o inflamatoria, como artritis, p. ej., artritis reumatoide (AR), diabetes tipol, lupus eritematoso sistémico (LES), enfermedad inflamatoria intestinal, psoriasis, esclerodermia, enfermedad de tiroides autoinmune, enfermedad de Grave, enfermedad de Crohn, esclerosis múltiple, asma y/o una enfermedad o afección asociada con el trasplante.
[0338] Por tanto, los métodos y usos pueden ser para terapia celular adoptiva. En algunos casos, los métodos incluyen la administración de las células o una composición que contiene las células a un sujeto, tejido o célula, tal como uno que tiene, está en riesgo o se sospecha que tiene la enfermedad, afección o trastorno. En algunos casos, las células, poblaciones y composiciones se administran a un sujeto que tiene la enfermedad o afección particular que se va a tratar, p. ej., mediante terapia celular adoptiva, tal como terapia de células T adoptiva. En algunos casos, las células o composiciones se administran al sujeto, tal como un sujeto que tiene o está en riesgo de padecer la enfermedad o afección, mejora uno o más síntomas de la enfermedad o afección.
[0339] En algunos casos, la terapia celular, p. ej., la terapia de células T adoptiva, se lleva a cabo por transferencia autóloga, en donde se aíslan las células y/o de otro modo prepararse a partir del sujeto que va a recibir la terapia celular, o de una muestra derivada de tal sujeto. Por lo tanto, en algunos aspectos, las células se derivan de un sujeto, p. ej., paciente, que necesita un tratamiento y las células, después del aislamiento y el procesamiento, se administran al mismo sujeto.
[0340] En algunos casos, la terapia celular, p. ej., la terapia adoptiva de células T, se lleva a cabo por transferencia alogénica, en la cual se aíslan las células y/o de otro modo se preparan a partir de un sujeto distinto de un sujeto que va a recibir o que en última instancia recibe la terapia celular, p. ej., un primer sujeto. En tales casos, las células se administran luego a un sujeto diferente, p. ej., un segundo sujeto de la misma especie. En algunos casos, los sujetos primero y segundo son genéticamente idénticos. En algunos casos, los sujetos primero y segundo son genéticamente similares. En algunos casos, el segundo sujeto expresa la misma clase o supertipo de HLA que el primer sujeto. Las células se pueden administrar por cualquier medio adecuado. La dosificación y la administración pueden depender en
parte de si la administración es breve o crónica. Varios programas de dosificación incluyen, pero no se limitan a administraciones únicas o múltiples en varios puntos de tiempo, administración de bolo e infusión por pulsos.
[0341] En ciertos casos, las células, o las poblaciones individuales de los sub-tipos de células, se administran al sujeto en un intervalo de aproximadamente un millón a aproximadamente 100 mil millones de células y/o la cantidad de células por kilogramo de peso corporal, como, p. ej., de 1 millón a aproximadamente 50 mil millones de células (p. ej., aproximadamente 5 millones de células, aproximadamente 25 millones de células, aproximadamente 500 millones de células, aproximadamente 1 mil millones de células, aproximadamente 5 mil millones de células, aproximadamente 20 mil millones de células, aproximadamente 30 mil millones de células, alrededor de 40 mil millones de células, o un rango definido por dos de los valores anteriores), como alrededor de 10 millones a alrededor de 100 mil millones de células (p. ej., alrededor de 20 millones de células, alrededor de 30 millones de células, alrededor de 40 millones de células, alrededor de 60 millones de células, alrededor de 70 millones de células, alrededor de 80 millones de células, alrededor de 90 millones de células, alrededor de 10 mil millones de células, alrededor de 25 mil millones de células, alrededor de 50 mil millones de células, alrededor de 75 mil millones de células, alrededor de 90 mil millones de células, o un rango definido por dos de los valores anteriores), y en algunos casos alrededor de 100 millones de células a alrededor de 50 mil millones células (p. ej., alrededor de 120 millones de células, alrededor de 250 millones de células, alrededor de 350 millones de células, alrededor de 450 millones de células, alrededor de 650 millones de células, alrededor de 800 millones de células, alrededor de 900 millones de células, alrededor de 3 mil millones de células, alrededor de 30 mil millones de células, alrededor de 45 mil millones de células) o cualquier valor entre estos rangos y/o por kilogramo de peso corporal. En algunos casos, las células, o poblaciones individuales de subtipos de células, se administran al sujeto en un intervalo de aproximadamente 1 X 10⁵ células/kg de peso corporal a aproximadamente 5 x 10⁷ células/kg de peso corporal, tales como entre aproximadamente 1 X 10⁵ células/kg y 5 x 10⁷ células/kg, 2 X 10⁵ células/kg y 2 x 10⁷ células/kg, 2 X 10⁵ células/kg y 1 x 10⁷ células/kg, 2 X 10⁵ células/kg y 5 x 10⁶ células/kg, 2 X 10⁵ células/kg y 2 x 10⁶ células/kg, 2 X 10⁵ células/kg y 1 x 10⁶ células/kg, tal como en o alrededor de 2 X 10⁵ células/kg, 2 x 10⁶ células/kg o 2 x 10⁷ células/kg. De nuevo, las dosis pueden variar dependiendo de los atributos particulares de la enfermedad o trastorno y/o del paciente y/u otros tratamientos.
[0342] En algunos casos, las células se administran como parte de un tratamiento de combinación, tal como al mismo tiempo con o secuencialmente con, en cualquier orden, otra intervención terapéutica, tal como un anticuerpo o célula modificada o receptor o agente, tal como un agente citotóxico o terapéutico. En algunos casos, las células se coadministran con uno o más agentes terapéuticos adicionales o en conexión con otra intervención terapéutica, ya sea de forma simultánea o secuencial en cualquier orden. En algunos contextos, las células se coadministran con otra terapia lo suficientemente cercana en el tiempo como para que las poblaciones de células mejoren el efecto de uno o más agentes terapéuticos adicionales, o viceversa. En algunos casos, las células se administran antes de uno o más agentes terapéuticos adicionales. En algunos casos, las células se administran después de uno o más agentes terapéuticos adicionales. En algunos casos, el uno o más agentes adicionales incluyen una citocina, como IL-2, por ejemplo, para mejorar la persistencia. En algunos casos, los métodos comprenden la administración de un agente quimioterapéutico.
[0343] Después de la administración de las células, la actividad biológica de las poblaciones de células por ingeniería genética, en algunos casos se mide, p. ej., mediante cualquiera de un número de métodos conocidos. Los parámetros a evaluar incluyen la unión específica de una célula T natural o manipulada u otra célula inmunitaria al antígeno, in vivo, p. ej., mediante formación de imágenes, o ex vivo, p. ej., mediante ELISA o citometría de flujo. En ciertos casos, la capacidad de las células manipuladas para destruir células diana se puede medir usando cualquier método adecuado conocido en la técnica, como los ensayos de citotoxicidad descritos en, p. ej., Kochenderfer et al, J. Immunotherapy, 32 (7): 689-702 (2009) y Herman et al. J. Immunological Methods, 285 (1): 25 - 40 (2004). En ciertos casos, la actividad biológica de las células se mide analizando la expresión y/o secreción de una o más citoquinas, como CD107a, IFNy, IL-2 y TNF. En algunos aspectos, la actividad biológica se mide evaluando el resultado clínico, como la reducción de la carga tumoral.
[0344] En ciertos casos, las células manipuladas se modifican adicionalmente de diversas formas, de modo que se incrementa su eficacia terapéutica o profiláctica. Por ejemplo, el CAR o TCR diseñado por ingeniería genética expresado por la población se puede conjugar directa o indirectamente a través de un enlazador a un resto de direccionamiento. La práctica de conjugar compuestos, p. ej., el CAR o TCR, a fracciones de direccionamiento es conocida en la técnica. Véanse, p. ej., Wadwa et al, J. Drug Targeting 3:1 11 (1995) y la patente de EE. UU. 5.087.616.
IV. AGENTES QUE TRATAN O MEJORAN LOS SÍNTOMAS DE TOXICIDAD
[0345] En algunos casos, los métodos incluyen una intervención o intervenciones, incluida la administración de agentes o terapias que tratan la toxicidad (p. ej., neurotoxicidad, como neurotoxicidad grave y/o STC, como STC grave) y/o que previenen, retrasan o atenúan el desarrollo o el riesgo de desarrollar neurotoxicidad, p. ej., neurotoxicidad grave y/o STC, como STC grave. También se proporcionan composiciones y formulaciones, p. ej., formulaciones farmacéuticas, que comprenden uno o más de los agentes.
[0346] En algunos casos, el agente es un esteroide, es un antagonista o inhibidor de un receptor de citoquinas, tales como IL-6, receptor CD122 (receptor IL-2R/IL15Rbeta), o CCR2, o es un inhibidor de una citocina, como IL-6, IL-15,
MCP-1, IL-10, IFN-y, IL-8 o IL-18. En algunos casos, el agente es un agonista de un receptor de citocina y/o citocina, como TGF-p. En algunos casos, el agente, p. ej., agonista, antagonista o inhibidor, es un anticuerpo o fragmento de unión a antígeno, una molécula pequeña, una proteína o péptido, o un ácido nucleico. En algunos casos, el agente es un antihistamínico.
[0347] En algunos casos, la intervención incluye el uso de tecnología de resina absorbente con filtración de sangre o plasma. En algunos casos, la intervención incluye diálisis, plasmaféresis o tecnologías similares.
[0348] En algunos casos, el agente se puede administrar secuencialmente, de forma intermitente, o al mismo tiempo que o en la misma composición que las células para la terapia celular adoptiva. Por ejemplo, el agente se puede administrar antes, durante, simultáneamente con o después de la administración de la terapia celular.
[0349] En algunos casos, el agente se administra en un momento después de la administración de la terapia celular cuando el sujeto ha sido identificado o se predice que está en riesgo de desarrollar neurotoxicidad y/o STC, como STC graves. En algunos casos, el agente se administra en un momento después de la administración de la terapia celular cuando el sujeto ha sido identificado o se predice que está en riesgo de desarrollar neurotoxicidad y/o STC, pero antes de manifestarse los síntomas físicos de neurotoxicidad severa, como neurotoxicidad de grado 3 o superior y/o STC grave, como un STC de grado 3 o superior.
[0350] En algunos casos, el agente se administra en un momento en donde un riesgo clínico para la neurotoxicidad y/o STC se detecta a está presente después de la administración de la terapia celular. En algunos casos, el agente se administra en un momento en donde se detecta una lectura bioquímica que evidencia neurotoxicidad y/o STC después de la administración de terapia celular. En algunos casos, el agente se administra en un momento en donde un nivel en suero de un factor indicativo de neurotoxicidad y/o STC en el sujeto indica un mayor riesgo de desarrollo de neurotoxicidad y/o STC en comparación con el nivel en suero del indicador en el sujeto inmediatamente antes de dicha administración de las células. En algunos casos, el agente se administra en un momento en donde el sujeto no exhibe neurotoxicidad y/o STC, no exhibe neurotoxicidad severa y/o STC, o no exhibe neurotoxicidad y/o STC por encima del grado 3 después de la administración de la terapia celular.
[0351] En algunos casos, la administración del agente reduce los síntomas asociados con la neurotoxicidad y/o STC en comparación con otros métodos. Por ejemplo, los sujetos tratados con el agente pueden tener síntomas reducidos de neurotoxicidad, como debilidad o entumecimiento de las extremidades, pérdida de memoria, visión y/o intelecto, conductas obsesivas y/o compulsivas incontrolables, delirios, dolor de cabeza, problemas cognitivos y de comportamiento, incluidos pérdida del control motor, cognitivo deterioro, y la disfunción del sistema nervioso autónomo, y la disfunción sexual, en comparación con sujetos que no reciben el agente, o reciben el agente en un momento cuando los síntomas físicos de la neurotoxicidad se han manifestado en el sujeto. En algunos casos, los sujetos tratados con el agente según los métodos proporcionados pueden tener síntomas reducidos asociados con neuropatía motora periférica, neuropatía sensorial periférica, distesia, neuralgia o parestesia.
[0352] En algunos casos, la administración del agente de acuerdo con los métodos proporcionados reduce los resultados asociados con neurotoxicidad incluyendo daños en el sistema y/o el cerebro nervioso, tales como la muerte de las neuronas. En algunos aspectos, la administración del agente reduce el nivel de factores asociados con la neurotoxicidad como amiloide beta (Ap), glutamato y radicales de oxígeno.
[0353] En algunos casos, la administración del agente de acuerdo con los métodos proporcionados reduce los resultados asociados con el STC que incluyen fiebre, escalofríos, estremecimientos, hipotensión, disnea, síndrome de dificultad respiratoria aguda (SDRA), encefalopatía, elevación de ALT/AST, insuficiencia renal, trastornos cardíacos, hipoxia, alteraciones neurológicas y muerte. Las complicaciones neurológicas incluyen delirio, actividad similar a una convulsión, confusión, dificultad para encontrar palabras, afasia y/o embotamiento. En algunos casos, la administración del agente de acuerdo con los métodos proporcionados reduce los resultados asociados con STC que incluyen fatiga, náuseas, dolor de cabeza, convulsiones, taquicardia, mialgias, erupción cutánea, síndrome de fuga vascular aguda, deterioro de la función hepática e insuficiencia renal. En algunos casos, la administración del agente de acuerdo con los métodos proporcionados reduce los resultados asociados con el STC que incluyen un aumento en uno o más factores como ferritina sérica, dímero D, aminotransferasas, lactato deshidrogenasa y triglicéridos, o con hipofibrinogenemia o hepatoesplenomegalia.
[0354] Por tanto, en algunos casos, los sujetos a los que se les administra el agente que trata, previene o reduce el riesgo de desarrollar neurotoxicidad y/o STC tienen síntomas, resultados o factores asociados con neurotoxicidad y/o STC reducidos en comparación con sujetos a los que no se les administró el agente, y/o sujetos a los que se les administró el agente en un momento en el que el sujeto exhibe signos clínicos o síntomas de neurotoxicidad o neurotoxicidad severa, p. ej., neurotoxicidad de grado 3 o superior y/o STC severa, tal como STC de grado 3 o superior.
[0355] En algunos casos, el agente se puede administrar más de 4 horas, 5 horas, 6 horas, 7 horas, 8 horas, 9 horas, 10 horas, 11 horas, 12 horas, 18 horas, 24 horas, 36 horas, 2 días, 3 días, 4 días o 5 días o más después de la administración de la terapia celular. En algunos de estos casos, el agente puede administrarse a más tardar 5 horas,
6 horas, 7 horas, 8 horas, 9 horas, 10 horas, 11 horas, 12 horas, 18 horas, 24 horas, 36 horas, 2 días, 3 días, 4 días 0 5 días o más después de la administración de la terapia celular.
[0356] En algunos aspectos, el agente se puede administrar entre o entre aproximadamente 4 horas y 5 días después de la administración de la terapia celular, tal como entre o entre aproximadamente 4 horas y 4 días, 8 horas y 3 días, 1 día y 3 días, 2 días y 3 días, o 1 día y 2 días después de la administración de la terapia celular. En algunos de estos casos, el agente se administra aproximadamente 1 día, aproximadamente 2 días o aproximadamente 3 días después de la administración de la terapia celular. En algunos casos, el sujeto se trata con el agente en 3 días, 2 días o 1 día después de la administración de la terapia celular.
[0357] En algunos casos, el agente se administra solo o se administra como parte de una composición o formulación, tal como una composición o formulación farmacéutica, como se describe en el presente documento. Por tanto, el agente solo o como parte de una composición farmacéutica se puede administrar por vía intravenosa u oral, o por cualquier otra vía de administración conocida aceptable o como se describe en el presente documento.
[0358] En algunos casos, la dosis del agente o la frecuencia de administración del agente en un régimen de dosificación se reduce en comparación con la dosis del agente o su frecuencia en un método en donde un sujeto es tratado con el agente después de un tratamiento grave, p. ej., grado 3 o superior, se ha desarrollado o diagnosticado neurotoxicidad (p. ej., después de que se han manifestado signos o síntomas físicos de neurotoxicidad de grado 3 o superior). En algunos casos, la dosis del agente o la frecuencia de administración del agente en un régimen de dosificación se reduce en comparación con la dosis del agente o su frecuencia en un método en donde se trata a un sujeto por neurotoxicidad durante más de 3 días, 4 días, 5 días, 6 días, 1 semana, 2 semanas, tres semanas o más después de la administración de la terapia celular. En algunos casos, la dosis se reduce en más de o aproximadamente el 10%, 20%, 30%, 40%, 50%, 60%, 70%, 80%, 90% o más. En algunos casos, se reduce la frecuencia de dosificación, p. ej., se reduce el número de dosis diarias o se reduce el número de días de dosificación.
A. Esteroide
[0359] En algunos casos, el agente que trata la neurotoxicidad y/o el STC, y/o que previene, retrasa o atenúa el desarrollo o el riesgo de desarrollar neurotoxicidad grave es un esteroide, p. ej., un corticosteroide. Los corticosteroides típicamente incluyen glucocorticoides y mineralocorticoides.
[0360] En general, cualquier corticosteroide, p. ej., glucocorticoides, se puede utilizar en los métodos o composiciones proporcionadas en este documento. En algunos casos, los glucocorticoides incluyen glucocorticoides sintéticos y no sintéticos. Ejemplos de glucocorticoides incluyen, pero no se limitan a: alclometasonas, algestonas, beclometasonas (p. ej., dipropionato de beclometasona), betametasonas (p. ej., 17-valerato de betametasona, acetato de sodio de betametasona, fosfato de sodio de betametasona, valerato de betametasona), budesonidas, p. ej., clobetasol.), clobetasonas, clocortolonas (p. ej. clocortolona pivalato), cloprednoles, corticosteronas, cortisonas e hidrocortisonas (p. ej. acetato de hidrocortisona), cortivazoles, deflazacorts, desonidas, desoximetasonas, dexametasonas (p. ej. fosfato), diflorasones (p. ej., diacetato de diflorasona), diflucortolones, difluprednatos, enoxolonas, fluazacorts, flucloronidas, fludrocortisonas (p. ej., acetato de fludrocortisona), flumetasonas (p. ej., flumetasona pivalato), flunisolidas, fluocinolonas (p. ej.,. fluocinolona acetónido), fluocinonidas, fluocortinas, fluocortolonas, fluorometolonas (p. ej., fluorometolona acetato), fluperolonas (p. ej., acetato de fluperolona), fluprednidenos, fluprednisolonas, flurandrenolidas, fluticasonas (p. ej. propionato de fluticasona), formocortales, halcinonidas, halobetasoles, halometasonas, halopredonas, hidrocortamatos, hidrocortisonas (p. ej., 21-butirato de hidrocortisona, aceponato de hidrocortisona, acetato de hidrocortisona, buteprato de hidrocortisona, hidrocortisona, butirato de hidrocortisona, hidrocortisona, hidrocortisona, hidrocortisona butirato de sodio, hidrocortisona sódica de hidrocortisona succinato, hidrocortisona valerato), loteprednol etabonato, mazipredonas, medrisonas, meprednisonas, metilprednisolonas (metilprednisolona aceponato, metilprednisolona acetato, metilprednisolona hemisuccinato, metilprednisolona de sodio succinato), mometasonas (p. ej., furoato de mometasona), parametasonas (p. ej., parametasona acetato), prednicarbatos, prednisolonas (p. ej. prednisolona 25-dietilaminoacetato, prednisolona fosfato sódico, prednisolona 21-hemisuccinato, acetato de prednisolona; prednisolona farnesilato, prednisolona hemisuccinato, prednisolona-21 (beta-D-glucurónido), prednisolona metasulfobenzoato, esteaglato de prednisolona, tebutato de prednisolona, tetrahidroftalato de prednisolona), prednisonas, prednivales, predilidenos, rimexolonas, tixocortoles, triamcinolonas (p. ej. acetónido de triamcinolona, benetónido de triamcinolona, hexacetónido de triamcinolona, acetónido 21-palmitato de triamcinolona, diacetato de triamcinolona). Estos glucocorticoides y las sales de los mismos se analizan en detalle, p. ej., en Remington's Pharmaceutical Sciences, A. Osol, ed, Mack Pub. Co, Easton, Pensilvania (16a ed. 1980).
[0361] En algunos ejemplos, el glucocorticoide se selecciona entre cortisonas, dexametasonas, hidrocortisonas, metilprednisolonas, prednisolonas y prednisones. En un ejemplo particular, el glucocorticoide es dexametasona.
[0362] En algunos casos, el agente es un corticosteroide y se administra en una cantidad que es terapéuticamente eficaz para tratar, mejorar o reducir uno o más síntomas de neurotoxicidad y/o STC. En algunos casos, los indicadores de mejora o pretratamiento exitoso incluyen la determinación de la imposibilidad de manifestar una puntuación relevante en la neurotoxicidad y/o la escala de calificación de STC, como una puntuación de menos de 3, o un cambio
en la calificación o gravedad de la neurotoxicidad y/o la escala de clasificación STC como se discute en el presente documento, tal como un cambio de una puntuación de 4 para una puntuación de 3.
[0363] En algunos aspectos, el corticosteroide se proporciona en una dosis terapéuticamente eficaz. La concentración terapéuticamente eficaz se puede determinar empíricamente ensayando en sistemas conocidos in vitro o in vivo (p. ej., modelo animal). Por ejemplo, la cantidad de un corticosteroide seleccionado a administrar para mejorar los síntomas o efectos adversos de neurotoxicidad y/o STC puede determinarse mediante técnicas clínicas estándar. Además, se pueden emplear modelos animales para ayudar a identificar los rangos de dosis óptimos. La dosis precisa, que puede determinarse empíricamente, puede depender de la preparación terapéutica particular, el régimen y el programa de dosificación, la vía de administración y la gravedad de la enfermedad.
[0364] El corticosteroide puede administrarse en cualquier cantidad que es efectiva para mejorar uno o más síntomas asociados con la neurotoxicidad y/o STC. Por tanto, el corticosteroide, p. ej., glucocorticoide, se puede administrar, p. ej., en una cantidad entre 0,1 y 100 mg, por dosis, 0,1 a 80 mg, 0,1 a 60 mg, 0,1 a 40 mg, 0,1 a 30 mg, 0,1 a 20 mg, 0,1 a 15 mg, 0,1 a 10 mg, 0,1 a 5 mg, 0,2 a 40 mg, 0,2 a 30 mg, 0,2 a 20 mg, 0,2 a 15 mg, 0,2 a 10 mg, 0,2 a 5 mg, 0,4 a 40 mg, 0,4 a 30 mg, 0,4 a 20 mg, 0,4 a 15 mg, 0,4 a 10 mg, 0,4 a 5 mg, 0,4 a 4 mg, 1 a 20 mg, 1 a 15 mg o 1 a 10 mg, a un sujeto humano adulto de 70 kg. Normalmente, el corticosteroide, tal como un glucocorticoide, se administra en una cantidad entre 0,4 y 20 mg, p. ej., 0,4 mg, 0,5 mg, 0,6 mg, 0,7 mg, 0,75 mg, 0,8 mg, 0,9 mg, 1 mg, 2 mg, 3 mg, 4 mg, 5 mg, 6 mg, 7 mg, 8 mg, 9 mg, 10 mg, 11 mg, 12 mg, 13 mg, 14 mg, 15 mg, 16 mg, 17 mg, 18 mg, 19 mg o 20 mg por dosis, a un sujeto humano adulto medio.
[0365] En algunos casos, el corticosteroide se puede administrar, p. ej., a una dosis de o de aproximadamente 0,001 mg/kg (del sujeto), 0,002 mg/kg, 0,003 mg/kg, 0,004 mg/kg, 0,005 mg/kg, 0,006 mg/kg, 0,007 mg/kg, 0,008 mg/kg, 0,009 mg/kg, 0,01 mg/kg, 0,015 mg/kg, 0,02 mg/kg, 0,025 mg/kg, 0,03 mg/kg, 0,035 mg/kg, 0,04 mg/kg, 0,045 mg/kg, 0,05 mg/kg, 0,055 mg/kg, 0,06 mg/kg, 0,065 mg/kg, 0,07 mg/kg, 0,075 mg/kg, 0,08 mg/kg, 0,085 mg/kg, 0,09 mg/kg, 0,095 mg/kg, 0,1 mg/kg, 0,15 mg/kg, 0,2 mg/kg, 0,25 mg/kg, 0,30 mg/kg, 0,35 mg/kg, 0,40 mg/kg, 0,45 mg/kg, 0,50 mg/kg, 0,55 mg/kg, 0,60 mg/kg, 0,65 mg/kg, 0,70 mg/kg, 0,75 mg/kg, 0,80 mg/kg, 0,85 mg/kg, 0,90 mg/kg, 0,95 mg/kg, 1 mg/kg, 1,05 mg/kg, 1,1 mg/kg, 1,15 mg/kg, 1,20 mg/kg, 1,25 mg/kg, 1,3 mg/kg, 1,35 mg/kg o 1,4 mg/kg, a un sujeto humano adulto promedio, que pesa típicamente alrededor de 70 kg a 75 kg.
[0366] El corticosteroide, o glucocorticoides, por ejemplo dexametasona, se pueden administrar por vía oral (comprimidos, líquidos o concentrado líquido), Po , por vía intravenosa (IV), intramuscular o por cualquier otra vía o ruta conocida descrita en el presente documento (p. ej., con respecto a formulaciones farmacéuticas). En algunos aspectos, el corticosteroide se administra como un bolo y en otros aspectos puede administrarse durante un período de tiempo.
[0367] En algunos aspectos, el glucocorticoide se puede administrar durante un período de más de un día, como por ejemplo más de dos días, durante 3 días, o más de 4 o más días. En algunos casos, el corticosteroide se puede administrar uno al día, dos veces al día o tres veces o más al día. Por ejemplo, el corticosteroide, p. ej., dexametasona, puede, en algunos ejemplos ser administrado a 10 mg (o equivalente) IV dos veces al día durante tres días.
[0368] En algunos casos, la dosis de corticosteroides, p. ej., glucocorticoides, se administra en dosis sucesivamente más bajas por tratamiento. Por lo tanto, en algunos de estos regímenes de tratamiento, la dosis de corticosteroide se reduce. Por ejemplo, el corticosteroide puede administrarse en una dosis inicial (o dosis equivalente, como con referencia a la dexametasona) de 4 mg, y en cada administración sucesiva, la dosis puede reducirse, de modo que la dosis sea de 3 mg para la siguiente administración, 2 mg para la siguiente administración, y 1 mg para la próxima administración.
[0369] Generalmente, la dosis de corticosteroide administrado depende de la corticosteroide específica, ya que existe una diferencia en la potencia entre los diferentes corticosteroides. Se entiende típicamente que los fármacos varían en potencia y que, por lo tanto, las dosis pueden variar para obtener efectos equivalentes. La Tabla 3 muestra la equivalencia en términos de potencia para varios glucocorticoides y vías de administración. Es bien conocida la potencia equivalente en la dosificación clínica. La información relacionada con la dosificación equivalente de esteroides (de una manera no cronoterapéutica) se puede encontrar en el Formulario Nacional Británico (BNF), 37 marzo de 1999.
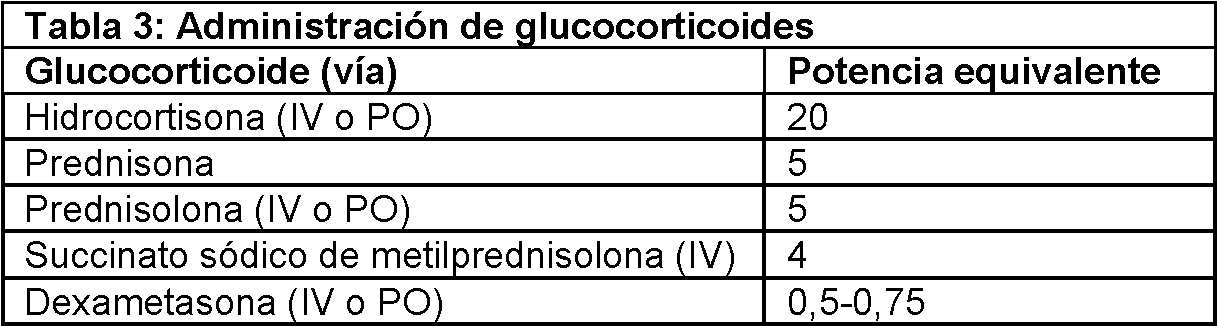
[0370] Por tanto, en algunos casos, el esteroide se administra en una dosis equivalente de entre o de aproximadamente 1,0 mg a 20 mg de dexametasona por día, tal como 1,0 mg a 15 mg de dexametasona por día, 1,0 mg a 10 mg de dexametasona por día, 2,0 mg a 8 mg de dexametasona por día, o 2,0 mg a 6,0 mg de dexametasona por día, cada uno incluido. En algunos casos, el esteroide se administra en una dosis equivalente de aproximadamente 4 mg o aproximadamente 8 mg de dexametasona al día.
B. Otros agentes
[0371] En algunos casos, el agente que trata o mejora los síntomas de neurotoxicidad y/o toxicidad por STC es uno que se dirige a una citocina, p. ej., es un antagonista o inhibidor de una citocina, como el factor de crecimiento transformante beta. (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma) o proteína quimioatrayente de monocitos 1 (MCP-1). En algunos casos, el agente que trata o mejora los síntomas de neurotoxicidad y/o toxicidad por STC es uno que se dirige (p. ej., inhibe o es un antagonista de) un receptor de citocina, como el receptor de IL-6 (IL-6R), el receptor CD122 (IL-2R/IL-15Rbeta), receptor de MCP-1 (Cc L2) (CCR2 o CCR4), un receptor de TGF-beta (TGF-betaI, II o II), receptor de IFN-gamma (IFNGR), receptor de IL-1 (IL-1R) o receptor de IL-10 (IL-10R). En algunos casos, el agente es un bloqueador o inhibidor de un factor de necrosis tumoral. En algunos casos, el agente es un inhibidor de JAK/STAT. En algunos casos, el agente es un inhibidor de la quinasa, p. ej., un inhibidor de la tirosina quinasa de Bruton (BTK). En algunos casos, el agente es un dispositivo que se usa para reducir las citoquinas, como un absorbente de citoquinas físico.
[0372] En algunos casos, el agente se administra en una cantidad de dosificación de o de aproximadamente 1 mg/kg a 10 mg/kg, 2 mg/kg a 8 mg/kg, 2 mg/kg a 6 mg/kg, 2 mg/kg a 4 mg/kg o 6 mg/kg a 8 mg/kg, cada uno inclusive. En algunos aspectos, el agente se administra en una cantidad de dosificación de al menos o al menos aproximadamente o alrededor de 2 mg/kg, 4 mg/kg, 6 mg/kg u 8 mg/kg. En algunos casos, el agente se administra a una dosis de 4 mg u 8 mg. En algunos casos, el agente se administra desde o desde aproximadamente 0,5 mg/kg a 100 mg/kg, tal como desde o desde aproximadamente 1 mg/kg a 50 mg/kg, 1 mg/kg a 25 mg/kg, 1 mg/kg a 10 mg/kg, 1 mg/kg a 5 mg/kg, 5 mg/kg a 100 mg/kg, 5 mg/kg a 50 mg/kg, 5 mg/kg a 25 mg/kg, 5 mg/kg a 10 mg/kg, 10 mg/kg a 100 mg/kg, 10 mg/kg a 50 mg/kg, 10 mg/kg a 25 mg/kg, 25 mg/kg a 100 mg/kg, 25 mg/kg a 50 mg/kg a 50 mg/kg a 100 mg/kg. En algunos casos, el agente se administra en una dosis de aproximadamente 1 mg/kg a 20 mg/kg, 2 mg/kg a 19 mg/kg, 4 mg/kg a 16 mg/kg, 6 mg/kg. kg a 14 mg/kg o de 8 mg/kg a 12 mg/kg, cada uno inclusive. En algunos aspectos, el agente se administra en una dosis de al menos o al menos aproximadamente o alrededor de 1 mg/kg, 2 mg/kg, 4 mg/kg, 6 mg/kg, 8 mg/kg, 10 mg/kg, 12 mg/kg, 14 mg/kg, 16 mg/kg, 18 mg/kg, 20 mg/kg o más. En algunos casos, el agente se administra a una dosis de 8 mg/kg o 12 mg/kg, tal como aproximadamente 8 mg/kg, 9 mg/kg, 10 mg/kg, 11 mg/kg o 12 mg/kg. En algunos casos, el agente se administra como parte de una composición o formulación, tal como una composición o formulación farmacéutica como se describe a continuación. Por tanto, en algunos casos, la composición que comprende el agente se administra como se describe a continuación. En otros aspectos, el agente se administra solo y puede administrarse por cualquier vía de administración aceptable conocida o por una descrita en el presente documento, como con respecto a las composiciones y formulaciones farmacéuticas.
[0373] En algunos casos, el agente que trata o mejora los síntomas de neurotoxicidad y/o STC es un anticuerpo o fragmento de unión a antígeno. En algunos casos, el agente es tocilizumab, siltuximab, sarilumab, clazakizumab, olokizumab (CDP6038), elsilimomab, ALD518/BMS-945429, sirukumab (CNTO 136), CPSI-2634, ARGX-109, FE301, FM101, HuMik-p-1, tofacitinib, ruxolitinib, CCX140-B, RO523444, BMS CCR2 22, INCB 3284 dimesilato, JNJ27141491, RS 504393, adalimumab, certolizumab pegol o golimumab. En algunos casos, el agente es infliximab, etanercept o anakinra. En algunos casos, el agente es siltuximab.
[0374] En algunos casos, el agente que trata o mejora los síntomas de neurotoxicidad y/o STC es una molécula pequeña. En algunos casos, el agente es ibrutinib o ruxolitinib.
[0375] En algunos casos, el agente es un antagonista o inhibidor de IL-6 o el receptor de IL-6 (IL-6R). En algunos aspectos, el agente es un anticuerpo que neutraliza la actividad de IL-6, como un anticuerpo o un fragmento de unión a antígeno que se une a IL-6 o IL-6R. Por ejemplo, en algunos casos, el agente es o comprende tocilizumab (atlizumab) o sarilumab, anticuerpos anti-IL-6R. En algunos casos, el agente es un anticuerpo anti-IL-6R descrito en el documento US 8562991. En algunos casos, el agente que se dirige a IL-6 es un anticuerpo anti-IL-6, como siltuximab, sarilumab, clazakizumab, elsilimomab, ALD518/BMS-945429, sirukumab (CNTO 136), CPSI-2634, ARGX-109, FE301, FM101 o olokizumab (CDP6038). En algunos aspectos, el agente puede neutralizar la actividad de IL-6 inhibiendo las interacciones ligando-receptor. La viabilidad de este tipo general de enfoque se ha demostrado con un antagonista del receptor de origen natural para la interleucina-1. Véase Harmurn, CH y col, Nature (1990) 343: 336-340. En algunos aspectos, el antagonista o inhibidor de IL-6/IL-6R es una muteína de IL-6, como la descrita en el documento US 5591827. En algunos casos, el agente que es un antagonista o inhibidor de IL-6/IL-6R es una molécula pequeña, una proteína o péptido, o un ácido nucleico.
[0376] En algunos casos, el agente es un antagonista o inhibidor de IL-15 o el receptor de IL-15 (CD122). En algunos aspectos, el agente es un anticuerpo que neutraliza la actividad de IL-15, tal como un anticuerpo o fragmento de unión a antígeno que se une a IL-15 o su receptor CD122. Por ejemplo, en algunos casos, el agente es Hu-Mik-p-1, un anticuerpo monoclonal humanizado dirigido a la subunidad IL-2/IL-15R-p (CD122) que bloquea la acción IL-15. En
algunos aspectos, el antagonista o inhibidor de IL-15 es una muteína de IL-15, como la descrita en el documento US 7235240. En algunos casos, el agente que es un antagonista o inhibidor de IL-15/CD122 es una molécula pequeña, una proteína o péptido, o un ácido nucleico.
[0377] En algunos casos, el agente es un agonista o estimulador de TGF-p o un receptor TGF-p (p. ej., receptor TGF-p I, II, o III). En algunos aspectos, el agente es un anticuerpo que aumenta la actividad del TGF-p, como un anticuerpo o un fragmento de unión al antígeno que se une al TGF-p o uno de sus receptores. En algunos casos, el agente que es un agonista o estimulador de TGF-p y/o su receptor es una molécula pequeña, una proteína, un péptido o un ácido nucleico.
[0378] En algunos casos, el agente es un antagonista o inhibidor de MCP-1 (CCL2) o un receptor de MCP-1 (p. ej., receptor MCP-1 CCR2 o CCR4). En algunos aspectos, el agente es un anticuerpo que neutraliza la actividad de MCP-1, como un anticuerpo o fragmento de unión a antígeno que se une a MCP-1 o uno de sus receptores (CCR2 o CCR4). En algunos casos, el antagonista o inhibidor de MCP-1 es cualquiera de los descritos en Gong et al. J Exp Med. 7 de julio de 1997; 186 (1): 131-137 o Shahrara et al. J Immunol 2008; 180: 3447-3456. En algunos casos, el agente que es un antagonista o inhibidor de MCP-1 y/o su receptor (CCR2 o CCR4) es una molécula pequeña, una proteína o péptido, o un ácido nucleico.
[0379] En algunos casos, el agente es un antagonista o inhibidor de IFN-y o un receptor de IFN-y (IFNGR). En algunos aspectos, el agente es un anticuerpo que neutraliza la actividad del IFN-y, como un anticuerpo o un fragmento de unión al antígeno que se une al IFN-y o su receptor (IFNGR). En algunos aspectos, el anticuerpo neutralizante de IFN-gamma es cualquiera de los descritos en Dobber et al. Cell Immunol. Febrero de 1995; 160 (2): 185-92 o Ozmen et al. J Immunol. 1 de abril de 1993; 150 (7): 2698-705. En algunos casos, el agente que es un antagonista o inhibidor de IFN-y/IFNGR es una molécula pequeña, una proteína o péptido, o un ácido nucleico.
[0380] En algunos casos, el agente es un antagonista o inhibidor de IL-10 o el receptor de IL-10 (IL-10R). En algunos aspectos, el agente es un anticuerpo que neutraliza la actividad de IL-10, como un anticuerpo o un fragmento de unión a antígeno que se une a IL-10 o IL-10R. En algunos aspectos, el anticuerpo neutralizante de IL-10 es cualquiera de los descritos en Dobber et al. Cell Immunol. Febrero de 1995; 160 (2): 185-92 o Hunter et al. J Immunol. 2005 1 de junio; 174 (11): 7368-75. En algunos casos, el agente que es un antagonista o inhibidor de IL-10/IL-10R es una molécula pequeña, una proteína o péptido, o un ácido nucleico.
[0381] En algunos casos, el agente es un antagonista o inhibidor de IL-1 o el receptor de IL-1 (IL-1R). En algunos aspectos, el agente es un antagonista del receptor de IL-1,que es una forma modificada de IL-1R, como anakinra (véase, p. ej., Fleischmann et al, (2006) Annals of the reumatic disease, 65(8): 1006-12). En algunos aspectos, el agente es un anticuerpo que neutraliza la actividad de IL-1,como un anticuerpo o un fragmento de unión a antígeno que se une a IL-1 o IL-1R, como canakinumab (ver también EP 2277543). En algunos casos, el agente que es un antagonista o inhibidor de II,-1/IL,-1R es una molécula pequeña, una proteína o péptido, o un ácido nucleico.
[0382] En algunos casos, el agente es un antagonista o inhibidor de un factor de necrosis tumoral (TNF) o un receptor del factor de necrosis tumoral (TNFR). En algunos aspectos, el agente es un anticuerpo que bloquea la actividad del TNF, como un anticuerpo o un fragmento de unión a antígeno que se une a un TNF, como el TNFa, o su receptor (TNFR, p. ej., TNFRp55 o TNFRp75). En algunos aspectos, el agente se selecciona entre infliximab, adalimumab, certolizumab pegol, golimumab y etanercept. En algunos casos, el agente que es un antagonista o inhibidor de TNF/TNFR es una molécula pequeña, una proteína o péptido, o un ácido nucleico. En algunos casos, el agente es una molécula pequeña que afecta al TNF, tal como lenalidomida (véase, p. ej., Mulleret al. (1999) Bioorganic & Medicinal Chemistry Letters. 9 (11): 1625).
[0383] En algunos casos, el agente es un antagonista o inhibidor de la señalización a través de la quinasa Janus (JAK) y dos cascadas de señalización de transductor de señales y activador de la transcripción (STAT). Las proteínas JAK/STAT son componentes comunes de la señalización del receptor de citoquinas y citoquinas. En algunos casos, el agente que es un antagonista o inhibidor de JAK/STAT, como ruxolitinib (ver, p. ej., Mesa et al. (2012) Nature Reviews Drug Discovery. 11 (2): 103-104), tofacitinib (también conocido como Xeljanz, Jakvinus tasocitinib y CP-690550), Baricitinib (también conocido como LY-3009104, INCB-28050), Filgotinib (G-146034, GLPG-0634), Gandotinib (LY-2784544), Lestaurtinib (CEP-701), Momelotinib (GS-0387, CYT-387), Pacritinib (SB1518) y Upadacitinib (ABT-494). En algunos casos, el agente es una molécula pequeña, una proteína o péptido, o un ácido nucleico.
[0384] En algunos casos, el agente es un inhibidor de quinasa. En algunos casos, el agente es un inhibidor de la tirosina quinasa de Bruton (BTK). En algunos casos, el inhibidor es o comprende ibrutinib o acalabrutinib (ver, p. ej., Barrett et al, ASH 58th Annual Meeting San Diego, CA 3-6 de diciembre de 2016, Abstract 654; Ruella et al, ASH 58th Annual Meeting San Diego, CA 3-6 de diciembre de 2016, Resumen 2159). En algunos casos, el agente es un inhibidor como se describe en la Patente de EE. UU. N° 7.514.444; 8.008.309; 8.476.284; 8.497.277; 8.697.711; 8.703.780; 8.735.403; 8.754.090; 8.754.091; 8.957.079; 8.999.999; 9.125.889; 9.181.257; o 9.296.753.
[0385] En algunos casos, un dispositivo, como la tecnología de resina absorbente de sangre o de filtración de plasma, se puede utilizar para reducir los niveles de citoquinas. En algunos casos, el dispositivo utilizado para reducir los niveles de citoquinas es un absorbente de citoquinas físico, tal como un absorbente de citoquinas extracorpóreo. En algunos casos, se puede usar un absorbente de citoquinas físico para eliminar las citoquinas del torrente sanguíneo de una manera extracorpórea ex vivo. En algunos casos, el agente es un polímero poroso. En algunos casos, el agente es CytoSorb (véase, p. ej., Basu et al. Indian J Crit Care Med. (2014) 18 (12): 822-824).
V. COMPOSICIONES Y FORMULACIONES
[0386] También se proporcionan composiciones que contienen el receptor modificado (p. ej., receptor antigénico modificado), como CAR o TCR, y composiciones que contienen los agentes que tratan o mejoran los síntomas de neurotoxicidad y/o STC, incluyendo productos farmacéuticos. composiciones y formulaciones. También se proporcionan métodos de uso y usos de las composiciones, tales como en la prevención o tratamiento de enfermedades, afecciones y trastornos, o en métodos de detección, diagnóstico y pronóstico.
[0387] El término "formulación farmacéutica" se refiere a una preparación que está en tal forma que se permita la actividad biológica de un ingrediente activo contenido en el mismo para ser eficaz, y que no contiene componentes adicionales que son inaceptablemente tóxicos a un sujeto al que se le administraría la formulación.
[0388] Un "vehículo farmacéuticamente aceptable" se refiere a un ingrediente en una formulación farmacéutica, distinto de un ingrediente activo, que no es tóxico a un sujeto. Un vehículo farmacéuticamente aceptable incluye, pero no se limita a un tampón, excipiente, estabilizador o conservante.
[0389] En algunos aspectos, la elección del vehículo se determina en parte por la célula en particular o agente y/o por el método de administración. Por consiguiente, existe una variedad de formulaciones adecuadas. Por ejemplo, la composición farmacéutica puede contener conservantes. Los conservantes adecuados pueden incluir, p. ej., metilparabeno, propilparabeno, benzoato de sodio y cloruro de benzalconio. En algunos aspectos, se utiliza una mezcla de dos o más conservantes. El conservante o mezclas de los mismos están típicamente presentes en una cantidad de aproximadamente 0,0001% a aproximadamente 2% en peso de la composición total. Los portadores se describen, p. ej., en la 16a edición de Remington's Pharmaceutical Sciences, Osol, A. Ed. (1980). Los vehículos farmacéuticamente aceptables generalmente no son tóxicos para los receptores en las dosis y concentraciones empleadas e incluyen, pero no se limitan a: tampones tales como fosfato, citrato y otros ácidos orgánicos; antioxidantes que incluyen ácido ascórbico y metionina; conservantes (tales como cloruro de octadecil dimetilbencil amonio; cloruro de hexametonio; cloruro de benzalconio; cloruro de bencetonio; fenol, alcohol butílico o bencílico; alquil parabenos tales como metil o propil parabeno; catecol; resorcinol; ciclohexanol; 3-pentanol; y m-cresol); polipéptidos de bajo peso molecular (menos de aproximadamente 10 residuos); proteínas, como albúmina sérica, gelatina o inmunoglobulinas; polímeros hidrófilos como polivinilpirrolidona; aminoácidos tales como glicina, glutamina, asparagina, histidina, arginina o lisina; monosacáridos, disacáridos y otros carbohidratos que incluyen glucosa, manosa o dextrinas; agentes quelantes como EDTA; azúcares como sacarosa, manitol, trehalosa o sorbitol; contraiones formadores de sal tales como sodio; complejos metálicos (p. ej., complejos de proteína Zn); y/o tensioactivos no iónicos tales como polietilenglicol (PEG).
[0390] Los agentes tamponadores en algunos aspectos se incluyen en las composiciones. Los agentes tamponadores adecuados incluyen, p. ej., ácido cítrico, citrato de sodio, ácido fosfórico, fosfato de potasio y varios otros ácidos y sales. En algunos aspectos, se usa una mezcla de dos o más agentes tamponadores. El agente tampón o mezclas de los mismos están típicamente presentes en una cantidad de aproximadamente 0,001% a aproximadamente 4% en peso de la composición total. Se conocen métodos para preparar composiciones farmacéuticas administrables. Los métodos ejemplares se describen con más detalle en, p. ej., Remington: The Science and Practice of Pharmacy, Lippincott Williams & Wilkins; 21a ed. (1 de mayo de 2005).
[0391] La formulación o composición también puede contener más de un ingrediente activo útil para la indicación, enfermedad, o afección particular que se esté previniendo o tratando con las células o agentes, donde las actividades respectivas no se afectan adversamente entre sí. Dichos ingredientes activos están adecuadamente presentes en combinación en cantidades que son efectivas para el propósito pretendido. Por tanto, en algunos casos, la composición farmacéutica incluye además otros agentes o fármacos farmacéuticamente activos, tales como agentes quimioterapéuticos, p. ej., asparaginasa, busulfán, carboplatino, cisplatino, daunorrubicina, doxorrubicina, fluorouracilo, gemcitabina, hidroxiurea, metotrexato, paclitaxel, rituximab, vinblastina, vincristina, etc. En algunos casos, los agentes o células se administran en forma de sal, p. ej., una sal farmacéuticamente aceptable. Las sales de adición de ácido farmacéuticamente aceptables adecuadas incluyen las derivadas de ácidos minerales, tales como los ácidos clorhídrico, bromhídrico, fosfórico, metafosfórico, nítrico y sulfúrico, y los ácidos orgánicos, tales como tartárico, acético, cítrico, málico, láctico, fumárico, benzoico, glicólico, ácidos glucónico, succínico y arilsulfónico, p. ej., ácido p-toluenosulfónico.
[0392] Los ingredientes activos pueden atraparse en microcápsulas, en sistemas de liberación de fármacos coloidales (p. ej., liposomas, microesferas de albúmina, microemulsiones, nano-partículas y nanocápsulas) o en macroemulsiones. En ciertos casos, la composición farmacéutica se formula como un complejo de inclusión, tal como
un complejo de inclusión de ciclodextrina, o como un liposoma. Los liposomas pueden servir para dirigir el agente o las células huésped (p. ej., células T o células NK) a un tejido particular. Hay muchos métodos disponibles para preparar liposomas, tales como los descritos en, p. ej., Szoka et al, Ann. Rev. Biophys. Bioeng, 9: 467 (1980), y las patentes estadounidenses 4.235.871. 4.501.728. 4.837.028 y 5.019.369.
[0393] La composición farmacéutica en algunos aspectos puede emplear sistemas de administración de liberación prolongada, retardada y sostenida de modo que la administración de la composición se produzca antes y con tiempo suficiente para provocar la sensibilización del sitio a tratar. Existen y se conocen muchos tipos de sistemas de liberación. Dichos sistemas pueden evitar administraciones repetidas de la composición, aumentando así la comodidad para el sujeto y el médico.
[0394] La composición farmacéutica en algunos casos contiene agentes o células en cantidades eficaces para tratar o prevenir la enfermedad o afección, tal como una cantidad terapéuticamente eficaz o profilácticamente eficaz. En algunos casos, la eficacia terapéutica o profiláctica se controla mediante una evaluación periódica de los sujetos tratados. Para administraciones repetidas durante varios días o más, dependiendo de la afección, el tratamiento se repite hasta que se produce la supresión deseada de los síntomas de la enfermedad. Sin embargo, otros regímenes de dosificación pueden ser útiles y pueden determinarse. La dosis deseada se puede administrar mediante la administración de un solo bolo de la composición, mediante múltiples administraciones de bolo de la composición o mediante la administración de infusión continua de la composición.
[0395] Los agentes o células se pueden administrar por cualquier medio adecuado, p. ej., por infusión en bolo, mediante inyección, p. ej., las inyecciones intravenosas o subcutáneas, inyección intraocular, inyección periocular, inyección subretinal, inyección intravítrea, inyección trans-septal, inyección subescleral, inyección intracoroidea, inyección intracameral, inyección subconjuntival, inyección subconjuntival, inyección sub-Tenon, inyección retrobulbar, inyección peribulbar o administración yuxtaescleral posterior. En algunos casos, se administran por vía parenteral, intrapulmonar e intranasal y, si se desea para el tratamiento local, por administración intralesional. Las infusiones parenterales incluyen la administración intramuscular, intravenosa, intraarterial, intraperitoneal o subcutánea. En algunos casos, una dosis determinada se administra mediante la administración de un solo bolo de las células o el agente. En algunos casos, se administra mediante múltiples administraciones en bolo de las células o el agente, p. ej., durante un período de no más de 3 días, o mediante la administración de infusión continua de las células o el agente.
[0396] Para la prevención o el tratamiento de una enfermedad, la dosis apropiada puede depender del tipo de enfermedad a tratar, el tipo de agente o agentes, el tipo de células o receptores recombinantes, la gravedad y el curso de la enfermedad, si el el agente o las células se administran con fines preventivos o terapéuticos, terapia previa, la historia clínica del sujeto y la respuesta al agente o las células, y la discreción del médico tratante. En algunos casos, las composiciones se administran adecuadamente al sujeto de una vez o durante una serie de tratamientos.
[0397] Las células o agentes se pueden administrar usando técnicas estándar de administración, formulaciones, y/o dispositivos. Se proporcionan formulaciones y dispositivos, tales como jeringas y viales, para el almacenamiento y administración de las composiciones. Con respecto a las células, la administración puede ser autóloga o heteróloga. Por ejemplo, las células o progenitores inmunorespondedores pueden obtenerse de un sujeto y administrarse al mismo sujeto o a un sujeto compatible diferente. Las células inmunosensibles derivadas de sangre periférica o su progenie (p. ej., in vivo, ex vivo o derivadas in vitro) se pueden administrar mediante inyección localizada, incluida la administración por catéter, inyección sistémica, inyección localizada, inyección intravenosa o administración parenteral. Cuando se administra una composición terapéutica (p. ej., una composición farmacéutica que contiene una célula inmunosensible modificada genéticamente o un agente que trata o mejora los síntomas de neurotoxicidad y/o STC), generalmente se formulará en una forma de dosis unitaria inyectable (solución, suspensión, emulsión).
[0398] Las formulaciones incluyen aquellas para administración oral, intravenosa, intraperitoneal, subcutánea, pulmonar, transdérmica, intramuscular, intranasal, bucal, sublingual o en supositorios. En algunos casos, el agente o las poblaciones de células se administran por vía parenteral. El término "parenteral", como se usa en este documento, incluye la administración intravenosa, intramuscular, subcutánea, rectal, vaginal e intraperitoneal. En algunos casos, el agente o las poblaciones de células se administran a un sujeto usando administración sistémica periférica mediante inyección intravenosa, intraperitoneal o subcutánea.
[0399] Las composiciones en algunos casos se proporcionan como preparaciones líquidas estériles, p. ej., soluciones acuosas isotónicas, suspensiones, emulsiones, dispersiones o composiciones viscosas, que en algunos aspectos pueden tamponarse a un pH seleccionado. Las preparaciones líquidas son normalmente más fáciles de preparar que los geles, otras composiciones viscosas y composiciones sólidas. Además, las composiciones líquidas son algo más cómodas de administrar, especialmente por inyección. Las composiciones viscosas, por otro lado, pueden formularse dentro del intervalo de viscosidad apropiado para proporcionar periodos de contacto más largos con tejidos específicos. Las composiciones líquidas o viscosas pueden comprender vehículos, que pueden ser un medio disolvente o dispersante que contenga, p. ej., agua, solución salina, solución salina tamponada con fosfato, poliol (p. ej., glicerol, propilenglicol, polietilenglicol líquido) y mezclas adecuadas de los mismos.
[0400] Las soluciones inyectables estériles se pueden preparar incorporando el agente o células en un disolvente, tal como en mezcla con un vehículo adecuado, diluyente o excipiente tal como agua estéril, solución salina fisiológica, glucosa, dextrosa, o similares. Las composiciones también se pueden liofilizar. Las composiciones pueden contener sustancias auxiliares tales como agentes humectantes, dispersantes o emulsionantes (p. ej., metilcelulosa), agentes tamponadores del pH, aditivos gelificantes o potenciadores de la viscosidad, conservantes, agentes aromatizantes, colorantes y similares, dependiendo de la vía de administración y la preparación deseada. En algunos aspectos, se pueden consultar los textos estándar para preparar los preparativos adecuados.
[0401] Se pueden añadir aditivos diversos que aumentan la estabilidad y esterilidad de las composiciones, incluyendo conservantes antimicrobianos, antioxidantes, agentes quelantes y tampones. La prevención de la acción de los microorganismos se puede asegurar mediante diversos agentes antibacterianos y antifúngicos, p. ej., parabenos, clorobutanol, fenol, ácido sórbico y similares. La absorción prolongada de la forma farmacéutica inyectable puede conseguirse mediante el uso de agentes que retrasen la absorción, p. ej., monoestearato de aluminio y gelatina.
[0402] Se pueden preparar preparaciones de liberación sostenida. Los ejemplos adecuados de preparaciones de liberación sostenida incluyen matrices semipermeables de polímeros hidrófobos sólidos que contienen el anticuerpo, cuyas matrices están en forma de artículos moldeados, p. ej. películas o microcápsulas.
[0403] Las formulaciones a utilizar para la administración in vivo son generalmente estériles. La esterilidad se puede lograr fácilmente, p. ej., mediante filtración a través de membranas de filtración estériles.
VI. KITS Y ARTÍCULOS DE FABRICACIÓN
[0404] También se proporcionan kits, tales como los que contienen reactivos para medir el nivel de al menos dos biomarcadores, p. ej., citoquinas. En algunos casos, el kit comprende reactivos para medir solo dos biomarcadores, p. ej., citoquinas. En algunos aspectos, el kit comprende reactivos para medir al menos tres biomarcadores, p. ej., citoquinas. En algunos casos, el kit incluye instrucciones para medir al menos dos citoquinas. En algunos casos, los reactivos incluyen componentes para realizar un ensayo in vitro para medir los al menos dos biomarcadores, p. ej., citoquinas. En algunos casos, el ensayo in vitro es un inmunoensayo, un ensayo basado en aptámeros, un ensayo histológico o citológico o un ensayo de nivel de expresión de ARNm. En algunos casos, el ensayo in vitro se selecciona entre un ensayo de inmunoabsorción ligado a enzimas (ELISA), inmunotransferencia, inmunoprecipitación, radioinmunoensayo (RIA), inmunotinción, ensayo de citometría de flujo, resonancia de plasmón de superficie (SPR), ensayo de quimioluminiscencia, inmunoensayo de flujo lateral, ensayo de inhibición y ensayo de avidez. En algunos aspectos, el reactivo es un reactivo de unión que se une específicamente a los biomarcadores, p. ej., citoquinas. En algunos casos, el reactivo de unión es un anticuerpo o fragmento de unión a antígeno del mismo, un aptámero o una sonda de ácido nucleico.
[0405] En algunos casos, las dos o al menos tres citoquinas para las que el kit contiene reactivos para la medición incluyen el factor de crecimiento transformante beta (TGF-beta), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 15 (IL-15), interferón gamma (IFN-gamma) o proteína quimioatrayente de monocitos-1 (MCP-1). En algunos casos, las al menos dos citoquinas son IL-6 e IL-15, TGF-beta e IL-6, TGF-beta e IL-15, IL-6 e IL-15 o IL-15 y MCP-1. En algunos casos, las tres citoquinas son TGF-beta, IL-6 e IL-15 o son IL-6, IL-15 y MCP-1.
[0406] En algunos casos, el kit contiene reactivos para detectar un parámetro para al menos dos biomarcadores seleccionados de entre la interleucina 15 (IL-15), interleucina 6 (IL-6), interleucina 10 (IL-10), interleucina 8 (IL-8), interferón gamma (IFN-gamma), ferritina y receptor soluble de TNF tipo 1 (sTNFR1). En algunos casos, el kit contiene reactivos para detectar un parámetro para al menos dos biomarcadores seleccionados entre FN-y, IL-2, IL-6, IL-8, IL-10, IL-15, IL-2Ra, MCP-1, TNFRp55, TNFRp75, TIM3, BAFF, MIP-1 p, CRP, IL-18, sIL-6R y/o ferritina.
VIII. DEFINICIONES
[0407] Los términos "polipéptido" y "proteína" se usan indistintamente para referirse a un polímero de residuos de aminoácidos, y no se limitan a una longitud mínima. Los polipéptidos, incluidos los receptores proporcionados y otros polipéptidos, p. ej., enlazadores o péptidos, pueden incluir residuos de aminoácidos que incluyen residuos de aminoácidos naturales y/o no naturales. Los términos también incluyen modificaciones posteriores a la expresión del polipéptido, p. ej., glicosilación, sialilación, acetilación y fosforilación. En algunos aspectos, los polipéptidos pueden contener modificaciones con respecto a una secuencia nativa o natural, siempre que la proteína mantenga la actividad deseada. Estas modificaciones pueden ser deliberadas, como por mutagénesis dirigida al sitio, o pueden ser accidentales, como por mutaciones de huéspedes que producen las proteínas o errores debidos a la amplificación por PCR.
[0408] Como se usa en este documento, un "sujeto" es un mamífero, tal como un humano u otro animal, y típicamente es humano. En algunos casos, el sujeto, p. ej., el paciente, al que se administra el agente o agentes, células, poblaciones de células o composiciones, es un mamífero, típicamente un primate, tal como un ser humano. En algunos casos, el primate es un mono o un simio. El sujeto puede ser hombre o mujer y puede tener cualquier edad adecuada,
incluidos sujetos lactantes, juveniles, adolescentes, adultos y geriátricos. En algunos casos, el sujeto es un mamífero que no es un primate, como un roedor.
[0409] Como se usa en el presente documento, "tratamiento" (y variaciones gramaticales del mismo, tales como "tratar" o "tratamiento") se refiere a completar o mejora parcial o reducción de una enfermedad o condición o trastorno, o un síntoma, efecto adverso o resultado, o fenotipo asociado con el mismo. Los efectos deseables del tratamiento incluyen, entre otros, la prevención de la aparición o recurrencia de la enfermedad, el alivio de los síntomas, la disminución de las consecuencias patológicas directas o indirectas de la enfermedad, la prevención de la metástasis, la disminución de la tasa de progresión de la enfermedad, la mejora o paliación del estado de la enfermedad de la enfermedad y remisión o mejor pronóstico. Los términos no implican la curación completa de una enfermedad o la eliminación completa de cualquier síntoma o efecto(s) en todos los síntomas o resultados.
[0410] Como se usa en este documento, "retrasar el desarrollo de una enfermedad" significa aplazar, obstaculizar, ralentizar, retrasar, estabilizar, reprimir y/o posponer el desarrollo de la enfermedad (como el cáncer). Este retraso puede ser de diferentes períodos de tiempo, dependiendo de la historia de la enfermedad y/o del individuo que está siendo tratado. Como es evidente para un experto en la técnica, un retraso suficiente o significativo puede, en efecto, abarcar la prevención, ya que el individuo no desarrolla la enfermedad. Por ejemplo, un cáncer en etapa tardía, como el desarrollo de metástasis, puede retrasarse.
[0411] "Prevención", como se usa aquí, incluye proporcionar profilaxis con respecto a la aparición o recurrencia de una enfermedad en un sujeto que puede estar predispuesto a la enfermedad pero que aún no ha sido diagnosticado con la enfermedad. En algunos casos, los agentes, células y composiciones proporcionadas se utilizan para retrasar el desarrollo de una enfermedad o para ralentizar la progresión de una enfermedad.
[0412] Como se usa en este documento, "suprimir" una función o actividad es reducir la función o actividad cuando se compara con las mismas condiciones excepto para una condición o parámetro de interés, o alternativamente, en comparación con otro estado. Por ejemplo, las células que inhiben el crecimiento tumoral reducen la tasa de crecimiento del tumor en comparación con la tasa de crecimiento del tumor en ausencia de las células.
[0413] Una "cantidad eficaz" de un agente, p. ej., una formulación farmacéutica, el agente, las células, o la composición, en el contexto de la administración, se refiere a una cantidad eficaz, a dosificaciones/cantidades y durante periodos de tiempo necesarios, para lograr un resultado deseado, como un resultado terapéutico o profiláctico.
[0414] Una "cantidad terapéuticamente eficaz" de una composición, p. ej., una formulación farmacéutica que comprende agentes o células, se refiere a una cantidad eficaz, a dosificaciones y durante periodos de tiempo necesarios, para lograr un resultado terapéutico deseado, tal como para el tratamiento de una enfermedad, afección o trastorno y/o efecto farmacocinético o farmacodinámico del tratamiento. La cantidad terapéuticamente eficaz puede variar según factores tales como el estado de la enfermedad, la edad, el sexo y el peso del sujeto, y los agentes o poblaciones de células administradas. En algunos casos, los métodos proporcionados implican la administración de agentes, células y/o composiciones en cantidades eficaces, p. ej., cantidades terapéuticamente eficaces.
[0415] Una "cantidad profilácticamente eficaz" se refiere a una cantidad eficaz, en las dosis y durante los períodos de tiempo necesarios, para lograr el resultado profiláctico deseado. Normalmente, pero no necesariamente, dado que se usa una dosis profiláctica en sujetos antes o en una etapa más temprana de la enfermedad, la cantidad profilácticamente eficaz será menor que la cantidad terapéuticamente eficaz.
IX. EJEMPLOS
[0416] Los siguientes ejemplos se incluyen solo con fines ilustrativos y no pretenden limitar el alcance de la invención.
Ejemplo 1: Evaluación de los niveles de citoquinas que predicen la neurotoxicidad en sujetos con células T autólogas que expresan CAR administrado con LNH
[0417] A sujetos (n = 32) con linfoma no Hodgkin (LNH) (incluido LDCBG/de novo (N = 7); Burkitt's (N = 1); TCRBCL (N = 1); PMBCL (N = 2); DLBCL/transformado (N = 11); LNH de bajo grado (N = 6); LCM (N = 4)) se les administró células T autólogas que expresan un receptor de antígeno quimérico anti-CD 19 (CAR).
[0418] El constructo que codifica el CAR incluía un nucleótido que codifica el CAR, que tenía un anti-CD19 scFv derivado de un anticuerpo murino, un dominio de bisagra, un dominio de transmembrana CD28, un dominio de señalización intracelular 4-1BB, y un dominio de señalización intracelular CD3-zeta; la construcción incluía además un ácido nucleico que codifica un EGFR truncado (EGFRt), separado del ácido nucleico que codifica CAR mediante una secuencia de salto de ribosoma T2A. Para generar las células T que expresan CAR autólogas, las células T se aislaron mediante enriquecimiento basado en inmunoafinidad a partir de muestras de leucoaféresis de sujetos individuales, se activaron y se transdujeron con un vector viral que codifica el CAR anti-CD19. Las células se expandieron, congelaron y descongelaron al lado de la cama antes de la administración.
[0419] Las células T que expresan CAR se administraron a los sujetos por infusión continua única intravenosa (IV), durante aproximadamente 15-30 minutos, a una dosis de 2 X 10⁵ células/kg (N = 5), 2 x 10⁶ células/kg (N = 18) o 2 x10⁷ células/kg (N = 9). Antes de la administración de las células, un tratamiento quimioterapéutico de preacondicionamiento de ciclofosfamida (aproximadamente 2-4 g/m2), ciclofosfamida (2-4 g/m2) y etopósido (100-200 mg/m2, administrado tres veces al día) o ciclofosfamida (30-60 mg/kg) y fludarabina (25 mg/m2, administrado tres a cinco veces al día) se administró a los sujetos antes de la infusión.
[0420] Después del tratamiento, los sujetos fueron evaluados y monitoreados para la neurotoxicidad (complicaciones neurológicas incluyendo síntomas de confusión, afasia, convulsiones, letargo, y/o alteración del estado mental), graduadas según la gravedad utilizando una escala de grado 1-5 (ver, p. ej., Guido Cavaletti & Paola Marmiroli Nature Reviews Neurology 6, 657-666 (diciembre de 2010). Los grados 3 (síntomas graves), 4 (síntomas potencialmente mortales) o 5 (muerte) indicaron neurotoxicidad grave. El síndrome de tormenta de citoquinas (STC) también se determinó y controló, calificado según la gravedad.
[0421] En los 12/32 sujetos que habían recibido depleción linfocítica de ciclofosfamida (Cy) o Cy/etopósido (Cy/E), se observó una tasa de respuesta global (ORR) de 50% y una tasa de respuesta completa (RC) del 8% de RC. La persistencia de las células T de CAR en estos 12 sujetos fue limitada y los sujetos desarrollaron inmunogenicidad. Los 20 sujetos habían recibido fludarabina (gripe) y depleción linfocítica Cy, que se observó que tenían aumento de la expansión de las células T de CAR y persistencia y disminución de la frecuencia de respuestas inmunitarias anti c Ar . Se observó que estos 20 sujetos tenían una t Ro del 72% y una tasa de respuesta completa del 50%.
[0422] Algunos sujetos desarrollaron toxicidades esperadas con quimioterapia citotóxica. El STC se consideró leve o moderado en 16/32 sujetos y grave en 4/32 sujetos. Veinte de 32 pacientes desarrollaron síndrome de tormenta de citoquinas (STC), caracterizado por fiebre y/o hipotensión, y los síntomas clínicos fueron lo suficientemente graves en 4 de estos pacientes como para requerir manejo en la unidad de cuidados intensivos (UCI) y tratamiento con tocilizumab (n = 3) y/o corticosteroides (n = 4).
[0423] El síndrome grave de liberación de citoquinas (SCR) y neurotoxicidad de grado >3 se observaron en 13% y 25% de los pacientes en los dos grupos que han recibido pre-acondicionado sin fludarabina y los que recibieron cy/gripe, respectivamente.
[0424] Como se muestra en la Tabla 4, 9 de los 32 sujetos mostraron neurotoxicidad grave, y 23 de los sujetos exhibieron neurotoxicidad de grado 0-2. Para los sujetos que exhibieron neurotoxicidad severa, se identificaron los siguientes síntomas físicos de la neurotoxicidad: encefalopatía (n = 5), encefalopatía y hemorragia pontina (n = 1), encefalopatía y disfasia (n = 1), encefalopatía y temblor (n = 1) y coreoatetosis sola (n = 1).

[0425] La concentración (pg/mL) de las citoquinas IL-15, TGF-p, IL-6, IL-10, IL-18, IL-8 e IFN-Yse midieron (detectaron) en varios puntos de tiempo en el suero de los sujetos mediante el ensayo Luminex®. Se midieron las concentraciones máximas de estas citoquinas y se compararon mediante análisis estadístico con el desarrollo de toxicidades.
[0426] Se realizaron comparaciones de variables continuas entre dos categorías usando la prueba de suma de rangos de Wilcoxon. Las relaciones entre variables continuas se analizaron mediante una correlación de Spearman. Se realizó una regresión logística univariada (con corrección de Firth) y multivariante escalonada para evaluar los predictores de la aparición de neurotoxicidad grave, donde se utilizaron los valores Log10 para transformar los datos según fuera apropiado, sustituyendo el valor 0 por los valores 0. Todos los valores de p informados fueron de dos caras, y no se hicieron ajustes para comparaciones múltiples.
[0427] Como se muestra en las FIGs. 5A-5B, la exposición de células CART, así como concentraciones séricas máximas de IL-6, IFN-y, ferritina y proteína C reactiva (CRP) después de la infusión de células T de CAR se correlacionaron con la aparición de STCs. Las concentraciones séricas máximas de IL-6, ferritina y proteína C reactiva (CRP) se correlacionaron con la gravedad de la STC (véase la Figura 5B).
[0428] Como se muestra en la Figura 1B, los sujetos que desarrollaron neurotoxicidad de grado >3 tenían una mayor exposición y niveles máximos de células CART, y un pico de células CD8+/EGFRt+ en sangre, un pico más alto de IL-6, IFN-y, IL-15, IL-2, IL-18 en suero, niveles de ferritina y CRP, y TGF-beta en suero más bajos en comparación con aquellos sin neurotoxicidad (ver Figura 1B). En análisis multivariados, los números máximos de células CD4+/EGFRt+ y CD8+/EGFRt+, ferritina sérica e IL-6 tuvieron las asociaciones más fuertes con neurotoxicidad severa.
[0429] Se detectaron concentraciones de biomarcadores séricos en el primer día después de la infusión de células T de CAR.
[0430] Un análisis multivariado (comparación univariada por pares usando una prueba de dos muestras de Wilcoxon) se realizó para determinar qué marcadores de citoquinas podían predecir STCs o la neurotoxicidad, p. ej., si las diferencias en los biomarcadores entre los grupos de sujetos que finalmente exhibieron STC grave o neurotoxicidad frente a los respectivos grupos de sujetos que finalmente no presentaron STC grave o neurotoxicidad.
[0431] Se observaron concentraciones más altas de IL-6, IFNy, IL-15, IL-8 e IL-10 el día 1 después de la infusión de células T de CAR en sujetos que posteriormente desarrollaron STC grave en comparación con aquellos que no lo hicieron (ver Figura 5A).
[0432] Se encontraron niveles más altos de IL-6, IFN-y e IL-15 y niveles más bajos de TGF-p en pacientes que posteriormente desarrollaron neurotoxicidad severa en comparación con aquellos que no desarrollaron neurotoxicidad severa (Figura 1A). Como se muestra en la Figura 1A, los resultados mostraron que la concentración de marcadores de citoquinas IL-15, TGF-p e IL-6 en suero exhibió la mayor diferencia estadística entre los grupos. La concentración de los marcadores de citoquinas IL-10, IL-8 e IFN-y también fueron estadísticamente diferentes entre los dos grupos de sujetos. En este estudio, no se observaron diferencias estadísticamente significativas en los niveles de citoquinas en los dos grupos 1 hora o 4 horas después de la administración de células T con CAR.
[0433] Las asociaciones más fuertes en el análisis univariado fueron identificadas en pacientes con niveles de IL-6 y IL-15. Para evaluar adicionalmente la precisión de la medición de una citocina como marcador predictivo de neurotoxicidad, se realizó un análisis de características operativas del receptor (ROC) para cada uno de los respectivos biomarcadores de citocina en sangre el día 1. Las Figuras 2A-2E muestran las curvas ROC para IL-15, IL-6, TGF-p, IFN-y e IL-10, respectivamente, con sensibilidad de la trama en el eje vertical y especificidad 1 en el eje horizontal para todos los umbrales posibles en el conjunto de datos del estudio.
[0434] Para cada citoquina, las curvas ROC se construyeron utilizando el método empírico y el umbral óptimo de sensibilidad y especificidad se establece en base al índice Youden. La Tabla 5 establece el valor de referencia del Índice de Youden y el área calculada bajo la curva (AUC), la sensibilidad y la especificidad 1 asociada con cada valor de referencia de corte. Los resultados mostraron que un valor de referencia o punto de corte para IL-15 superior a 76,7 pg/mL (superior a 6,262 en la escala Log2), para TGF-p de menos de 25532 pg/mL (menos de 14,64 en la escala Log2) o para IL-6 de más de 12,2 pg/ml (más de 3,922 en la escala Log2), cada uno de ellos individualmente dio como resultado una buena precisión de predicción con un AUC de más de 0,80. El análisis de las curvas de características operativas del receptor (ROC) identificó concentraciones séricas de IL-6 >15,2 pg/mL, IL-15 >76,7 pg/mL y TGF-p <25532 Pg/mL en el día 1 como discriminadores (valores de referencia de umbral) en este estudio por el riesgo de desarrollar neurotoxicidad severa.
[0435] El valor predictivo positivo individual (VPP) y el valor predictivo negativo (VPN) de un ensayo que detecta cada una de las citoquinas IL-15, TGF-p e IL-6 y que utiliza los valores discriminadores respectivos también se establecen en la Tabla 5.

[0436] Basándose en el análisis ROC, rangos de discriminadores o valores de concentración de referencia de la citoquina en la sangre en el día 1 para los biomarcadores de citoquinas individuales IL-15, TGF-p e IL-6 se determinaron (Tabla 6). En algunos casos, un valor dentro del rango indicado predice neurotoxicidad severa, p. ej., con una sensibilidad y/o especificidad mayor de 0,50 (ver Tabla 6).

[0437] Para evaluar si una evaluación combinada de dos o más de los marcadores de citoquinas anteriores podría aumentar la precisión, especificidad y/o sensibilidad de la predicción, se generaron curvas ROC, basadas en el modelado de la evaluación simultánea de una combinación de las respectivas citoquinas. biomarcadores IL-15, TGF-p y/o IL-6 en sangre en el día 1 como predictores de neurotoxicidad grave.
[0438] Se realizó un análisis de regresión multivariante incluyendo dos o tres citoquinas juntas para estimar la especificidad y sensibilidad de una prueba combinada (indicada en gris resaltada en la Tabla 7), que luego se usó para construir la curva ROC. Figura 3a muestra una curva ROC para la combinación de IL-15 y TGF-p como predictor de neurotoxicidad. Figura 3B muestra una curva ROC para la combinación de IL-6 y TGF-p como predictor de neurotoxicidad. Figura 3C muestra una curva ROC para la combinación de IL-15, IL-6 y TGF-p como predictor de neurotoxicidad. La especificidad neta, la sensibilidad neta, PPV y NPV basados en pruebas simultáneas de IL-15 y TGF-p, IL-15 e IL-6, IL-6 y TGF-p o IL-15, IL-6 y TGF-p también se determinaron. Los resultados del análisis se resumen en la Tabla 7. Los resultados mostraron que se predice que la precisión de la prueba combinada dará como resultado una prueba excelente con un AUC superior a 0,90 para cada combinación de citocina.


[0439] A partir del análisis anterior, se propuso un método de ejemplo para la predicción de neurotoxicidad grave en pacientes con LNH de la siguiente manera:
[0440] En primer lugar, los sujetos se evalúan o se miden para la concentración, el nivel, o la cantidad de cada uno de IL-15, TGF-p e IL-6 en suero en o alrededor del día 1 después de la administración de la terapia celular adoptiva, y si el valor de las tres citoquinas en la sangre cumple individualmente con los valores de corte de referencia correspondientes en la Tabla 5 (o, opcionalmente, están todos dentro del rango de valores de referencia correspondientes en la Tabla 6) se predice que el sujeto tiene neurotoxicidad severa. Por ejemplo, con referencia a los valores en la Tabla 5, si el valor medido de TGF-beta es menor que el valor de referencia de TGF-beta de 25532 Pg/mL; el valor medido de IL-6 es mayor que el valor de referencia de IL-6 de 15,2 pg/ml; y el valor medido de IL-15 es mayor que el valor de referencia de IL-15 de 76,7 pg/ml, se predice que el sujeto tendrá neurotoxicidad grave. Por el contrario, si las concentraciones, cantidades o niveles para cada una de las tres citoquinas en el suero, individualmente, no cumplen con los valores de referencia correspondientes en la Tabla 5 (o, opcionalmente, no están dentro del rango de valores de referencia en la Tabla 6). se predice que el sujeto no tendrá neurotoxicidad grave;
[0441] En segundo lugar, si no se cumple ningún conjunto de los criterios anteriores (es decir, si el sujeto no se considera positivo o negativo en la evaluación en el paso 1), entonces si el valor de TGF-beta e IL-15 o el valor de IL-5 e IL-6 cada uno cumplen individualmente el valor de referencia en la Tabla 5 (u, opcionalmente, dentro del rango de valores de referencia en la Tabla 6) se predice que el sujeto tendrá neurotoxicidad severa; y
[0442] Por último, si no se cumple ninguno de los criterios anteriores, entonces se predice que el sujeto no tiene neurotoxicidad grave.
[0443] Mediante el uso de la referencia o valores de corte en la Tabla 5, el anterior método de ejemplo se aplicó para predecir retroactivamente neurotoxicidad en 26 de los pacientes con LNH tratados como se describió anteriormente a partir de citoquinas medidas en sangre obtenidas en el día 1 después de la administración de las células T de CAR. Los resultados mostraron que 15 sujetos cumplieron con la primera clasificación con una predicción correcta de 14/15 (93%), por lo que 4 de cada 4 sujetos con riesgo de neurotoxicidad severa en realidad desarrollaron neurotoxicidad severa, 10 de cada 10 casos pronosticados como no en riesgo de neurotoxicidad no desarrollaron neurotoxicidad severa y se predijo falsamente que 1 sujeto desarrollaría neurotoxicidad severa, pero en realidad no desarrolló neurotoxicidad severa. Para los 11 sujetos restantes, 6 de los sujetos cumplieron con la segunda clasificación con una predicción de corrección de 5/6 (83%), por lo que 5 de 5 sujetos con riesgo de neurotoxicidad severa en realidad desarrollaron neurotoxicidad severa y 1 sujeto fue predicho falsamente desarrollaron neurotoxicidad severa, pero en realidad no desarrollaron neurotoxicidad severa. Para los 5 sujetos restantes, todos fueron predeterminados porque no se predijo que desarrollarían neurotoxicidad severa, lo que resultó en una predicción correcta de 4/5 sujetos (80%), ya que un sujeto realmente desarrolló neurotoxicidad severa. En general, fue posible identificar correctamente 23/26 (88%) eventos con una sensibilidad de 0,86 y una especificidad de 0,89.
[0444] Los resultados mostraron que los biomarcadores de citoquinas en sangre podrían predecir con precisión neurotoxicidad grave en pacientes con LNH tratados con células T de CAR ya en el día 1 después de la administración de células T de CAR, que es generalmente antes de desarrollarse signos y síntomas de neurotoxicidad físicos. La capacidad de predecir la neurotoxicidad grave de forma temprana (p. ej., poco después de iniciado el tratamiento) significa que los sujetos pueden ser tratados con una intervención, p. ej. un agente que trata la neurotoxicidad, para prevenir o reducir la gravedad de la neurotoxicidad. Además, los sujetos pueden opcionalmente ser evaluados nuevamente en uno o más puntos de tiempo después de la intervención para reevaluar la predicción basada en los valores medidos adicionales o para determinar si la intervención ha reducido o mejorado el riesgo o desarrollo de neurotoxicidad.
Ejemplo 2: Niveles de citoquinas que predicen la neurotoxicidad en sujetos con linfocitos T autólogos que expresan CAR administrados con LLA
[0445] A los sujetos (n = 21 ) con leucemia linfoblástica aguda (LLA) de linfocitos BCD19+ seles administraron linfocitos T autólogos que expresan un receptor de antígeno quimérico anti-CD 19 (CAR). Las células que expresan CAR y CAR autólogo se generaron sustancialmente como se describe en el Ejemplo 1.
[0446] Las células T que expresan CAR se administraron a los sujetos por infusión continua única intravenosa (IV), durante aproximadamente 15-30 minutos, a una dosis de ya sea 2 X 10⁵ células/kg, 2 x 10⁶ células/kg o 2 x 10⁷ células/kg. Antes de la administración de las células, un tratamiento quimioterapéutico de preacondicionamiento de ciclofosfamida (aproximadamente 2 g/m2), ciclofosfamida (2 g/m2) y etopósido (100 mg/m2, administrado tres veces al día) o ciclofosfamida (60 mg/kg) y fludarabina (25 mg/m2, administrada de tres a cinco veces al día) a los sujetos antes de la infusión.
[0447] Después del tratamiento, los sujetos fueron evaluados y monitoreados para la neurotoxicidad como se describe en el Ejemplo 1. El síndrome de tormenta de citoquinas (STC) también se determinó y supervisó, graduado según la gravedad. Veinte de 32 pacientes desarrollaron síndrome de tormenta de citoquinas (STC), caracterizado por fiebre y/o hipotensión, y los síntomas clínicos fueron lo suficientemente graves en 4 de estos pacientes como para requerir manejo en la unidad de cuidados intensivos (UCI) y tratamiento con tocilizumab (n = 3) y/o corticosteroides (n = 4). Se observó neurotoxicidad severa (NCI CTCAE v4.03 grado >3) en 9 de 32 pacientes, todos los cuales tenían STC. La neurotoxicidad se presentó como encefalopatía reversible sola (n = 5) o con temblor (n = 1) o alteración del habla (n = 1). Se observaron coreoatetosis y hemorragia intracraneal fatal en un paciente cada uno. De 6 pacientes tratados con células T de CAR a 2 x 10⁷/kg después de la depleción linfocítica de Cy/Flu, se desarrolló STC grave (sCRS) en 3 (50%) y neurotoxicidad de grado > 3 en 4 (67%), y la infusión de células T de CAR a una dosis inicial de 2 x 10⁷/kg después de la depleción linfocítica de Cy/Flu no se utilizó en el futuro.
[0448] Para evaluar si la presencia de uno o más biomarcadores séricos se correlaciona con la presencia de neurotoxicidad grave o STC en pacientes con LLA, la concentración (pg/mL) de citoquinas seleccionadas de entre IL-15, IL-6, TGF-p y MCP-1 se midieron mediante ELISA en la sangre de los sujetos un día después de la administración de las células.
[0449] El número máximo de células CD4+/EGFRt+ y CD8+/+ EGFRt CAR-T en la sangre, y AUC0-28 se asociaron con la aparición de SCR (Fig. 6A). Las concentraciones séricas máximas de IL-6, IFN-y, ferritina y proteína C reactiva (CRP) después de la infusión de células T de CAR se correlacionaron con la aparición de STCs y, con la excepción de IFN-y, la gravedad de STC (FIG. 6B). Se observaron concentraciones más altas de IL-6, IFN-y, IL-15, IL-8 e IL-10 el día 1 después de la infusión de células T de CAR en pacientes que posteriormente desarrollaron STCs (Figura 7A).
[0450] Los pacientes que desarrollaron neurotoxicidad de grado > 3 tenían un AUC0-28 más alto, un pico de células CD4+/EGFRt+ y un pico de CD8+/EGFRt+ en sangre, un pico más alto de IL-6, IFN-y, IL-15, IL-2 en suero, niveles de IL-18, TIM3, ferritina y CRP, y TGF-p en suero más bajo en comparación con aquellos sin neurotoxicidad (Figuras 6C-6D). En análisis multivariados, los números máximos de células CD4+/EGFRt+ y CD8+/EGFRt+, ferritina sérica e IL
6 tuvieron las asociaciones más fuertes con neurotoxicidad severa. Se encontraron niveles más altos de IL-6, IFN-y e IL-15 y menores TGF-p en el día 1 en pacientes que posteriormente desarrollaron neurotoxicidad severa en comparación con aquellos que no desarrollaron neurotoxicidad severa (Figura 7B), con las asociaciones más fuertes en análisis multivariados identificados en pacientes con IL-6 e IL-15 más altas.
[0451] Los sujetos con STC grave (sCRS) o neurotoxicidad tenían niveles séricos máximos más altos de IL-6, IFN-y, ferritina y proteína C-reactiva en comparación con aquellos sin toxicidad grave. Los niveles de IL-6, IFN-y y TNF-a en suero recolectado el día 1 después de la infusión de células T de CAR de aquellos que posteriormente desarrollaron neurotoxicidad de grado > 3 fueron mayores que los obtenidos de sus homólogos que no desarrollaron neurotoxicidad (IL-6, p<0,01; IFN-y, p = 0,05; TNF-a, p = 0,04). Los riesgos de STCs y neurotoxicidad se correlacionaron con una mayor infiltración de médula leucémica y una mayor dosis de células T de CAR. Los niveles de IL-6, IFN-y y TNF-a en el primer día después de la infusión de células T de CAR fueron mayores en pacientes con neurotoxicidad y STCs. La concentración sérica de IL-6 inmediatamente después de la infusión podría usarse para evaluar el riesgo de toxicidad.
[0452] El análisis de características de funcionamiento del receptor (ROC) se realizó para cada uno de los respectivos biomarcadores de citoquinas en sangre en el día 1 para evaluar la exactitud de cada uno como un predictor de la neurotoxicidad grave. FIGs. 4A-4C establecieron las curvas ROC para IL-15, MCP-1 e IL-6, respectivamente.
[0453] Para cada citoquina, las curvas ROC se usaron para calcular el Índice de Youden (es decir, de referencia o valor asociado con máxima especificidad y la sensibilidad de corte) y la sensibilidad AUC y especificidad 1 asociada con cada valor de referencia de corte como se describe en el Ejemplo 1. La Tabla 7 resume los resultados. Los resultados mostraron que un valor de referencia o punto de corte para IL-15 superior a 83,0 pg/mL (superior a 6,369 en la escala Log2), para MCP-1 superior a 1235 pg/mL (superior a 10,27 en la escala Log2) o para IL-6 de más de 10,7 pg/ml (más de 3,413 en la escala Log2), cada uno individualmente resultó en una buena precisión de predicción con un AUC de más de 0,80.

[0454] A partir del análisis anterior, se propuso un método ejemplar para la predicción de neurotoxicidad grave en pacientes con LLA de la siguiente manera:
Primero, se evalúa o mide a los sujetos el valor de IL-15 e IL-6 en sangre en o aproximadamente en el día 1 después de la administración de la terapia celular adoptiva, y si el valor de las citoquinas de IL-15 e IL-6 en la sangre cumple individualmente el valor de referencia correspondiente en la Tabla 7, se predice que el sujeto tendrá neurotoxicidad grave. Por ejemplo, si el valor medido de IL-15 es superior a 83,0 pg/ml y el valor medido de IL-6 es superior a 10,7 pg/ml, se predice que el sujeto tendrá neurotoxicidad grave. Por el contrario, si el valor de ambas citoquinas en la sangre individualmente no cumple con el valor de referencia en la Tabla 7, no se prevé que el sujeto tenga neurotoxicidad grave.
[0455] Si no se cumple ninguno de los criterios anteriores (es decir, si no considera que el sujeto en el paso 1 sea positivo o negativo), entonces se evalúa o mide el valor de MCP-1 e IL-15 en sangre en o aproximadamente en el día 1 después de la administración de la terapia con células adoptivas, y si el valor de las citoquinas IL-15 y MCP-1 alcanza el valor de referencia en la Tabla 7, se predice que el sujeto tendrá neurotoxicidad severa. Por ejemplo, si el valor medido de MCP-1 es mayor que 1235 pg/mL y el valor medido de IL-15 es mayor que 83,0 pg/mL, se predice que el sujeto tendrá neurotoxicidad severa. Por el contrario, si el valor de ambas citoquinas en el Paso 2 en la sangre individualmente no cumple con el valor de referencia en la Tabla 7, no se prevé que el sujeto tenga neurotoxicidad grave.
[0456] Se aplicó el anterior método ejemplar para predecir retroactivamente neurotoxicidad en los pacientes cn LLA tratados como se describió anteriormente a partir de citoquinas medidas en sangre obtenidas en el día 1 después de la administración de las células T de CAR. Los resultados mostraron que 15 de 15 sujetos cumplieron con la primera clasificación con una predicción correcta del 100%, por lo que 8 de 8 sujetos con riesgo de neurotoxicidad severa en realidad desarrollaron neurotoxicidad severa y se pronosticó que 7 de 7 casos no estarían en riesgo de neurotoxicidad severa. La neurotoxicidad no desarrolló neurotoxicidad grave. Para los 6 sujetos restantes, 4 de los 6 sujetos cumplieron la segunda clasificación con una predicción correcta del 67%. En general, fue posible identificar correctamente 19/21 (90,5%) de los eventos con una sensibilidad de 0,91 y una especificidad de 0,90.
[0457] Por tanto, los resultados mostraron que los biomarcadores de citoquinas en sangre podrían predecir con precisión la neurotoxicidad grave en pacientes con LLA tratados con células T de CAR tan pronto como el día 1 después de la administración de células T de CAR, que es generalmente antes de desarrollarse los signos físicos y síntomas normales de neurotoxicidad. La capacidad de predecir la neurotoxicidad grave de forma temprana (p. ej., después de los permisos de tratamiento temprano puede significar que los sujetos pueden ser tratados con una intervención, p. ej., un agente que trata la neurotoxicidad, para prevenir o reducir la gravedad de la neurotoxicidad. Además, los sujetos pueden ser tratados opcionalmente de nuevo en uno o más puntos de tiempo después de la intervención para reevaluar la predicción basada en los valores de medición adicionales o para determinar si la intervención ha reducido o mejorado el riesgo o desarrollo de neurotoxicidad.
Ejemplo 3: Evaluación de los niveles de citoquinas predictivos de células T autólogas que expresan CAR administradas
[0458] Se administraron células T autólogas que expresan un receptor de antígeno quimérico (CAR) específico para CD19 a 127 sujetos humanos adultos con leucemia linfoblástica aguda (LLA) CD19+, linfoma no Hodgkin (LNH) o leucemia linfocítica crónica (LLC), incluidos los sujetos de los estudios descritos en los Ejemplos 1 y 2. Las células que expresan CAR y CAR autólogo se generaron sustancialmente como se describe en el Ejemplo 1.
[0459] Las células T que expresan CAR se administraron a una dosis de 2 X 10⁵ células/kg, 2 x 10⁶ células/kg o 2 x 10⁷ células/kg. Antes de la administración de las células, se administró un tratamiento quimioterapéutico de preacondicionamiento de ciclofosfamida (cy, dosis de aproximadamente 30-60 mg/kg), con o sin fludarabina (gripe, dosis de aproximadamente 25 mg/m2, de tres a cinco veces al día).
[0460] La incidencia y el grado de síndrome de tormenta de citoquinas (STC) se determinó de acuerdo con Lee et al, Blood. 2014; 124 (2): 188-95, y se determinó la neurotoxicidad (NT) como se describe en los Ejemplos 1 y 2 anteriores. Se evaluaron los parámetros clínicos y de laboratorio y los niveles de biomarcadores, antes de la infusión de células T de CAR+ y hasta 28 después de la infusión. Los parámetros que se evaluaron incluyen temperatura corporal (°C), recuento absoluto de neutrófilos (ANC)/|jL, recuento de monocitos/jL, frecuencia cardíaca (latidos/min), recuento de plaquetas/jLy niveles de ferritina (ng/mL), albúmina (g/dL), fibrinógeno (mg/dL), proteína creadora (mg/L), IL-15, IL-6, IL-2, IFN-y, IL-8, IL-10 y receptor soluble de TNF tipo 1. Ciento nueve (109) sujetos (45 LLA, 47 LNH, 17 LLC) completaron la evaluación de toxicidad y resultados.
[0461] El setenta y uno por ciento (71%) de los sujetos desarrollaron STC (44% de grado 1-2; 22% de grado 3-4; y 5% de grado 5). Se requirieron presores en el 21% de los sujetos que desarrollaron STC de grado 3-4. Se observó neurotoxicidad severa (NCI-CTCa E v4.03 grado > 3) en el 25% de los sujetos, todos los cuales desarrollaron fiebre antes de manifestar NT. La duración media de la hospitalización por cualquier causa desde el inicio de la depleción linfocítica fue de 7, 6 y 10 días para los sujetos con LLA, LNH y LLC, respectivamente.
[0462] Los sujetos en LNH y LLC, 2x10⁷ células T de CAR/kg después resultar Cy/Flu en toxicidad (5/9 de los sujetos desarrollaron STC de grado 4-5), y 2x10⁶ células T de CAR/kg fue identificado como la dosis máxima tolerada en LNH y LLC. Entre veintiséis (26) sujetos con LNH (22 con histología agresiva) tratados con cy/flu y 2x10⁶ células CAR+ T/kg, la tasa de respuesta objetiva (ORR) fue del 73% y la tasa de respuesta completa (Rc ) del 46%. Ningún sujeto tenía STC de grado 5 o presores necesarios, y solo el 12% de los sujetos experimentaron STC de grado 3-4 y/o NT grave (NT de grado > 3). Entre trece (13) sujetos con LLC tratados con preacondicionamiento cy/flu y 2 X 10⁵ o 2 x 10⁶ CAR+ células T/kg, el ORR (medido por CT /- PET) fue del 85%. Once (11) (85%) exhibieron una eliminación completa de la enfermedad de la médula ósea mediante citometría de flujo. En general, el 38% de los sujetos lograron RC, incluido un sujeto que tenía LLC residual después de la primera infusión con células T de CAR+ y logró RC después de una segunda infusión de células T de CAR+. Ningún sujeto exhibió STC de grado 4-5 o presores requeridos, y el 23% de los sujetos exhibió STC de grado 3 y/o NT de grado > 3.
[0463] En sujetos con LLA, la incidencia de STC y NT correlacionó con el porcentaje de blastos en la médula y la dosis de células CAR; modificación de la dosis adicional se llevó a cabo para los sujetos con 5% de blastos de la médula, en los que 2x10⁶ células T de CAR/kg se consideró excesiva en este estudio (56% de STC de grado 4-5; 56% de NT de grado 4-5; n = 9). STC y NT se mitigan en sujetos con 5% de blastos mediante la administración de 2x10⁵ células T de CAR/kg resulta en 6% de STC de grado 4, 17% de grado 3; y 17% de NT de grado 3-4; n = 18). La eficacia no se vio comprometida con la reducción de la dosis de células T para la cohorte de alta carga tumoral con el 89% de los sujetos que lograron una RC de la médula ósea mediante citometría de flujo de alta resolución.
[0464] Los niveles promedio de ciertos factores (en particular mediciones clínicas y de laboratorio) fueron evaluados en el tiempo después de la depleción linfocítica cy/gripe y la administración de células T de CAR+, para los sujetos con STC de grado 0-2, en comparación con los de los sujetos con STC de grado > 3. Los resultados de los sujetos con LLA y LNH se muestran en las FIGs. 8A-8I.
[0465] En comparación con los sujetos que manifestaron STC de grado 0-2, en los que en el transcurso del tratamiento se observó STC de grado > 3, los niveles máximos significativamente más altos de IL-15, IL-6, IL-2,IFN -y, proteína C reactiva y ferritina se observaron tanto en las cohortes de LLA como de LNH. En el análisis univariado, los niveles de
IL-15, IL-6, IL-8, IL-10, receptor de TNF soluble tipo 1 (sTNFRI) e IFN-y fueron significativamente más altos el día 1 después de la administración de células T de CAR en sujetos en las cohortes de LLA y LNH que desarrollaron STC de grado > 3. Se realizaron observaciones similares en sujetos que exhibieron o no exhibieron NT severa.
[0466] Los resultados mostraron que los niveles de ciertos factores, tales como ciertos biomarcadores en muestras de sangre derivadas de los sujetos, ya en el día 1 después de la administración de células T de CAR+, podría predecir y/o identificar sujetos en riesgo de desarrollar STC graves en cohortes de LLA y LNH tan pronto como el día 1 después de la administración de células T de CAR+, y se pueden usar para identificar sujetos para una intervención temprana, p. ej., con un agente que trata el STC y/o la neurotoxicidad, para prevenir o reducir la gravedad del STC. En algunos casos, dichos biomarcadores y/o combinaciones de los mismos se evalúan y/o su evaluación se usa para predecir el riesgo de toxicidad o desarrollo de toxicidades, y en relación con los métodos de intervención temprana, para reducir o minimizar la toxicidad que puede estar asociada con la terapia con células T de CAR+, p. ej., STC y/o n T. Por tanto, en algunos casos, los métodos facilitan una mayor seguridad y/o eficacia de la terapia con células T de CAR+. Además, los sujetos en algunos casos se prueban opcionalmente de nuevo en uno o más puntos de tiempo después de la intervención para reevaluar la predicción basada en los valores medidos adicionales o para determinar si la intervención ha reducido o mejorado el riesgo o desarrollo de STC y/o neurotoxicidad.
Ejemplo 4: Niveles de citoquinas que predicen los resultados del síndrome de tormenta de citoquinas (STC) en cohortes de pacientes adultos con LLA, LNH y LLC después de la administración de células T que expresan CAR en pacientes con LLA, LNH y LLC
[0467] Las células T autólogas que expresan un receptor de antígeno quimérico (CAR) que se unen específicamente a CD19 se administraron a 133 sujetos humanos adultos con neoplasias malignas de células B (leucemia linfoblástica aguda CD19+ (LLA; 47 sujetos), linfoma no Hodgkin (LNH; 62 sujetos) o leucemia linfocítica crónica (LLC; 24 sujetos)), incluyendo sujetos entre los descritos en los Ejemplos 1-3. Las células que expresan CAR y CAR autólogo se generaron sustancialmente como se describe en el Ejemplo 1. Se administraron células T que expresan CAR en uno de los 3 niveles de dosis después de la quimioterapia de depleción linfocítica esencialmente como se describe en el Ejemplo 3.
[0468] La incidencia y el grado de síndrome de tormenta de citoquinas (STC) y la neurotoxicidad, y los biomarcadores correlativos, se analizaron en todos los sujetos (LLA, LNH y LLC) hasta al menos 28 días después de la infusión. La incidencia y el grado del síndrome de tormenta de citoquinas (STC) se determinaron de acuerdo con Lee et al, Blood. 2014; 124 (2): 188-95, y la incidencia y el grado de neurotoxicidad (NT) se determinaron como se describe en los Ejemplos 1-3 anteriores. Se evaluaron parámetros clínicos y de laboratorio adicionales, antes de la infusión de células T de CAR+, y hasta aproximadamente 28 después de la infusión.
[0469] Después de la depleción linfocítica de cy/flu, 4/7 sujetos que recibieron 2x10⁷ células T de CAR+/kg de dosis desarrollaron STC de grado 4-5; 2x10⁶ células T de CAR/kg se identificó en este estudio como la dosis máxima tolerada. De treinta y tres (33) sujetos con LLA que fueron tratados con cy/flu y 2x10⁵ o 2x10⁶ CAR+ células T/kg, el 88% logró la eliminación de la enfermedad de la médula ósea mediante citometría de flujo de alta resolución. De veinticuatro (24) sujetos con LNH tratados con CY/gripe y 2x10⁶ células T de CAR/kg, la tasa de respuesta global (ORR) fue del 75% y la tasa de respuesta completa (CR) fue del 46%. De quince (15) sujetos con LLC tratados con cy/flu y 2x10⁶ células CAR+ T/kg, el 80% eliminó la enfermedad de la médula ósea mediante citometría de flujo de alta resolución y la respuesta de los ganglios linfáticos (considerada RC/PR cuando se evaluó de acuerdo con los criterios IWCLL 2008) se observó en el 67% de los sujetos.
[0470] El setenta y uno por ciento (71%) de los sujetos desarrollaron STC (26,3% grado 1, 33,8% grado 2, 3,8% de grado 3, 3,8% de grado 4, 3,8% grado 5). Nueve (9) de 10 sujetos con STC de grado 4-5, y dos (2) sujetos con STC de grado 2-3, requerían presores. La duración media de la hospitalización por cualquier causa desde el inicio de la depleción linfocítica fue de 0, 9 y 18 días para los sujetos con s Tc de grado 0, 1-3 y 4-5, respectivamente.
A. Características asociadas con la toxicidad
[0471] Características iniciales (incluida la edad, el sexo, la puntuación de Karnofsky Performance, el número de terapias previas, el % de enfermedad de la médula ósea, el % de la carga sanguínea de la enfermedad, el % de células que expresan antígenos en la médula, el recuento de plaquetas/pL de sangre y recuento de eosinófilos/pL de sangre) y se determinaron las características relacionadas con la terapia (incluidas las características del tratamiento, p. ej., dosis y resultados como el número de días de estancia en el hospital y el grado de STC y neurotoxicidad) para cada uno de los sujetos. La Tabla 8 establece los valores medios (y rangos) para estas características de línea de base para sujetos dentro de las cohortes indicadas. Para cada fila, columnas separadas indican valores para subconjuntos de pacientes que pasaron a exhibir el grado indicado (o falta del mismo) de síndrome de tormenta de citoquinas (STC). La Tabla 8 también enumera los valores p univariados para las características individuales y su asociación con el grado del síndrome de tormenta de citoquinas. La Tabla 9 establece valores para las características relacionadas con la terapia.
Tabla 8. Características basales de los pacientes.

Tabla 9. Características relacionadas con la terapia.

(Continuación)

[0472] Se realizaron modelos de probabilidades proporcionales multivariables para evaluar el impacto de los factores de línea base y la dosis sobre la probabilidad de aparición y gravedad de STC (Grado 0, 1-3 o 4-5), donde se usaron valores log10 para transformar los datos según fuera apropiado con 0,001 sustituyendo los valores de 0. Se calcularon los valores P de dos lados con base en la prueba de Kruskal-Wallis para variables continuas y con base en la prueba exacta de Fisher para variables categóricas. Los resultados del análisis multivariado de las características iniciales se muestran en la Tabla 10 a continuación. Los resultados mostraron que una alta carga de enfermedad en la médula ósea y un mayor nivel de dosis de células T de CAR+ se correlacionaron con la aparición y la gravedad del STC. Los datos son consistentes con el uso de ciertos parámetros de referencia como predictivos del riesgo de grado de STC.
Tabla 10. Resumen del análisis multivariado

B. Biomarcadores asociados con toxicidad
[0473] Niveles de receptor alfa IFN-y, IL-2, IL-6, IL-8, IL-10, IL-15, IL-18, IL-2 (IL-2Ra), receptor soluble de IL-6 (slL-6R), proteína quimioatrayente de monocitos 1 (MCP-1), receptor del factor de necrosis tumoral p55 (TNFRp55), receptor del factor de necrosis tumoral p75 (TNFRp75), inmunoglobulina de células T y dominio de mucina que contiene-3 (TIM-3), factor de activación de células B perteneciente a la familia TNF (BAFF), proteína inflamatoria de macrófagos 1 beta (MIP-1 p), ferritina, proteína C reactiva (CRP), Fas soluble (sFAS), se midieron (detectaron) IL-22, IL-7, factor de crecimiento transformante tipo 1 (TGF1) y factor de necrosis tumoral alfa (TNFa) en varios puntos de tiempo en el suero de los sujetos después de la depleción linfocítica de cy/flu y la administración de células T de CAR+.
[0474] Las FIGs. 9A-9R describen la cinética de las citoquinas en sujetos que desarrollaron STC de grado 0, grado 1 3 o grado 4-5. Como se muestra, dentro de las 48 horas posteriores a la infusión de células T de CAR+, el STC de grado 4-5 se asoció con niveles significativamente más altos de IFN-y (FIG. 9A), IL-2 (FIG. 9B), IL-6 (FIG. 9C), IL-8 (FIG. 9D), IL-10 (FIG. 9E), IL-15 (FIG. 9F), IL-2Ra (FIG. 9H), MCP-1 (FIG. 9J), TNFRp55 (FIG. 9K), TNFRp75 (FIG.
9L), TIM3 (FIG. 9M), BAFF (FIG. 9N), MIP-1p (FIG. 9O) y CRP (FIG. 9P). Los niveles elevados de IL-18 (FIG. 9G), sIL-6R (Figura 9I) y Ferritina (Figura 9R) también se asociaron con STC de grado 4-5, pero aumentaron en puntos de tiempo posteriores. En este estudio, los niveles de sFAS, IL-22, IL-7, TGF1 y TNF-a no se asociaron con s Tc o STC grave.
[0475] Para evaluar adicionalmente la precisión de la medición de una citocina como marcador predictivo de STC de grado 4-5, se realizó un análisis de características operativas del receptor (ROC) para los valores máximos de IL-6, IL-10, IL-15 y MCP-1 en sangre del período de tiempo entre la infusión y las 48 horas posteriores a la infusión de células T de CAR+. Las curvas ROC se muestran en las FIGs. 10A-10D. Para cada citocina, se utilizó la ROC para IL-6, IL-10, IL-15 y MCP-1 para calcular el índice de Youden (es decir, el valor de referencia o de corte asociado con la especificidad y sensibilidad máximas) y la sensibilidad y especificidad del AUC asociado con cada valor de referencia de corte. La Tabla 11 resume los resultados. Los resultados mostraron que un valor de referencia o punto de corte para IL-6 superior a 26,1 pg/mL, para MCP-1 superior a 1343,5 pg/mL, para IL-10 superior a 30,3 pg/mL y para IL-15 de más de 89,6 pg/ml, cada uno individualmente, dio como resultado una precisión de predicción con un AUC superior a 0,94. Los resultados fueron consistentes con la utilidad de los niveles de ciertos factores, como ciertos biomarcadores, p. ej., IL-6, IL-10, IL-15 y MCP-1,en muestras de sangre derivadas de los sujetos, tan pronto como dentro de las 48 horas después de la administración de células T de CAR+, para predecir y/o identificar sujetos en riesgo de desarrollar STC de mayor gravedad (grado 4-5) en sujetos con LLA, LNH o LLC. En algunos casos, dichos biomarcadores y/o paneles de los mismos pueden usarse para identificar sujetos para una intervención temprana, p.
ej., con un agente que trata el STC, para prevenir o reducir la gravedad del STC, y/o en conexión con métodos terapéuticos que involucran tal intervención.

C. Número absoluto de células T de CAR+
[0476] La relación entre el número absoluto de células T de CAR CD4+ y CD8+ en la sangre y la probabilidad de respuesta, STC de grado 2-5 y neurotoxicidad de grado 2-5 en Se determinó NLL, AHL y LLC. La respuesta en sujetos con LLC se determinó en base a la respuesta de la médula (medida por citometría de flujo) o la respuesta de los ganglios linfáticos de acuerdo con los criterios de IWCLL (CR PR). La respuesta en los sujetos con LNH se clasificó como CR u ORR (PR CR). La depuración de la enfermedad de la médula ósea en todos los sujetos se determinó mediante citometría de flujo de alta resolución.
[0477] Las probabilidades de respuesta, STC y neurotoxicidad a pico de células T de CAR para células T de CAR+ CD4+ o CD8+ en LLC se muestran en la FIG. 11A, en LNH se muestran en la FIG. 11B y en LLA se muestran en 11C.
D. Inicio y cinética de los parámetros asociados con la toxicidad
[0478] Se determinó el tiempo hasta la aparición de los primeros síntomas del STC (determinado por una fiebre superior a 38°C) y el tiempo hasta la aparición de la neurotoxicidad de grado 3 en sujetos que habían recibido terapia de células T de CAR.
[0479] FIG. 12A muestra el porcentaje de sujetos que han desarrollado una primera fiebre de más de 38°C a lo largo del tiempo después de la infusión de células T de CAR. Como se muestra, al correlacionar el tiempo hasta la primera fiebre en sujetos que desarrollaron STC de grado 0, 1-3 o 4-5, el inicio de la primera fiebre ocurrió antes en sujetos que desarrollaron STC grave. Figura 12B representa el porcentaje de sujetos que, en varios puntos de tiempo después de la infusión de células T de CAR, desarrollaron fiebre o neurotoxicidad de grado 3 o superior. Entre los 98 sujetos que desarrollaron fiebre, la mediana del tiempo hasta la fiebre fue de 2,2 días, y entre los 28 sujetos que desarrollaron neurotoxicidad de grado 3 o superior, la mediana de aparición de neurotoxicidad fue de 7 días.
[0480] Para los diez (10) sujetos que desarrollaron un STC de grado 4 o 5, se evaluó la cinética del desarrollo de STC para la aparición de STC de grado 0, 1, 2, 3, 4 o 5 a lo largo del tiempo, incluso en sujetos que desarrollaron la aparición de neurotoxicidad grave (grado 3 o superior) o que habían recibido una terapia intermedia (dosis de esteroides y/o tocilizumab) para la toxicidad. Los datos mostraron que la aparición de STC grave en estos pacientes fue precedida por STC leve a moderada.
[0481] Los parámetros adicionales, incluyendo parámetros hemodinámicos, coagulopatía, los recuentos sanguíneos, y la función hepática y renal, se monitorizaron con el tiempo para la correlación con el desarrollo de grado 0, 1-3 o 4 5 STC después de la infusión de células T de CAR. FIG. 13A representa el número de pacientes en riesgo de toxicidad de grado 0, grado 1-3 o grado 4-5 a lo largo del tiempo. Cinética para la aparición de fiebre (temperatura) (FIG. 13B), cambios hemodinámicos (FIGs. 13C-F que representan la frecuencia cardíaca, presión arterial sistólica, presión arterial diastólica o frecuencia respiratoria, respectivamente) o hipoaluminemia y aumento de peso (FIG. 13G-I, que representan proteína total, albúmina o cambio de peso, respectivamente), antes y después de la infusión con células T de CAR+, mostró que el desarrollo de STC de grado 4-5 se asoció con temperatura alta (fiebre), frecuencia respiratoria más alta, cambios hemodinámicos tempranos, fuga capilar (p. ej., hipoalbuminemia) y aumento de peso significativo (*p<0,0001, **p<0,05). Como se muestra en las FIGs. 14A-E, la cinética para la aparición de parámetros asociados con coagulopatía después de la infusión de células T de CAR mostró que la gravedad de la coagulopatía se correlacionó con STC de grado 4-5 (**p<0,05). En este estudio, todos los sujetos representados en la FIG. 14E recibió depleción linfocítica por Cy/Flu. También hubo un aumento de los requisitos de transfusión, según lo determinado por el número de unidades de hematíes concentrados (pRBC), plaquetas o crioprecipitados, en sujetos que desarrollaron STC de grado 4-5. Como se muestra en la FIGs. 15A-15C, la aparición de citopenia en sujetos que habían recibido depleción linfocítica Cy/Flu se asoció con STC de grado 4-5, como evidencia de la persistencia de neurtropenia (FIG. 15A), monocitopenia (FIG. 15B) y eosionófilos bajos (FIG. 15C) después del nadir inducido por la quimioterapia en estos sujetos en comparación con sujetos con STC de grado 0 o 1-3 (*p<0,00001, **p<0,05). FIG.
15D y FIG. 15E también representa la cinética de la hemoglobina (g/dL) y el porcentaje de hematocrito (%), respectivamente, en sujetos que han desarrollado STC de grado 0, 1-3 o 4-5 después de la infusión de células T de CAR. La cinética para la aparición de parámetros asociados con disfunción hepática (FIG. 16A-D) y renal (FIG. 16E), antes y después de la infusión de células T de CAR+, se asoció con STC de grado 4-5 (**p<0,05). Como se muestra en las FIGs. 17A y 17B, elevación de AST/ALT en el día 22-24 en el grupo de grado 4-5 se debió a un paciente que desarrolló hepatotoxicidad tardía.
[0482] En suma, STC de grado 4-5 se asoció con la aparición temprana de la fiebre, a principios de inestabilidad hemodinámica, así como la hipoalbuminemia y aumento de peso consistente con síndrome de fuga capilar, y coagulopatía más significativa y citopenias que se correlacionaron con la gravedad más alta (grado 4-5) de STC. SECUENCIAS
[0483]

Claims (13)
1. Un método para predecir un riesgo de desarrollar toxicidad asociada con la terapia celular en un sujeto, comprendiendo el método:
(a) detectar un parámetro individualmente, para cada biomarcador en un panel de biomarcadores que comprende una primera y una segunda citoquina, siendo la primera y la segunda citoquina: TGF-beta y IL-6, TGF-beta e IL-15, o IL-6 e IL-15, en una muestra biológica derivada de un sujeto al que se le ha administrado una terapia celular que comprende la administración de una dosis de linfocitos T que expresan un receptor recombinante para tratamiento de una enfermedad o afección en el sujeto,
en donde dicha enfermedad o afección es un linfoma no Hodgkin (LNH);
en donde el parámetro es una concentración o concentración relativa y la detección de cada concentración o concentración relativa, comprende individualmente la detección directa de la concentración o concentración relativa en la muestra biológica, o la detección de la concentración o concentración relativa indirectamente, en una muestra de prueba obtenida de dicha muestra biológica; y
en donde la muestra biológica se ha obtenido del sujeto no más de catorce, no más de diez, no más de cinco o no más de tres días después de la administración de las células; y
(b) comparar la concentración o concentración relativa detectada para cada biomarcador del panel, individualmente, con una concentración de referencia en donde la comparación indica si el sujeto está en riesgo de desarrollar toxicidad, que es neurotoxicidad, que opcionalmente es neurotoxicidad grave, y/o un grado de riesgo de desarrollar dicha toxicidad, donde
(i) si la concentración detectada o la concentración relativa para cada una de las primeras y segundas citoquinas, individualmente, cumple con una clasificación, entonces la comparación indica que el sujeto está en riesgo de sufrir la toxicidad y/o que el riesgo está por encima del nivel umbral de riesgo; o
(ii) si la concentración detectada o la concentración relativa para las citoquinas primera y segunda no cumplen con una clasificación, entonces la comparación indica que el sujeto no está en riesgo de toxicidad y/o que el riesgo no está por encima del nivel umbral de riesgo; o
(iii) si la concentración detectada o la concentración relativa para sólo una de las citoquinas primera y segunda no cumple con la clasificación, opcionalmente, comprendiendo el método además:
A) detectar una concentración o concentración relativa para al menos un tercer biomarcador en una muestra de biomarcador derivada del sujeto, en donde la muestra biológica es o se ha derivado del sujeto no más de tres días después de la administración de las células; y B) comparar la concentración detectada o la concentración relativa para el tercer biomarcador con una tercera concentración de referencia, indicando así si el sujeto está en riesgo de desarrollar neurotoxicidad severa y/o un grado de riesgo de desarrollar neurotoxicidad severa,
donde para cada uno de (i) a (iii) la clasificación se selecciona de: I) para TGF-beta, menor que la concentración de referencia de TGF-beta; II) para IL-6, mayor que la concentración de referencia de IL-6; y/o III) para IL-15, mayor que la concentración de referencia de IL-15.
2. El método de la reivindicación 1, en donde la muestra biológica se ha obtenido del sujeto:
no más de 3 días después de la administración de la terapia celular, o una primera administración o dosis de la misma o después del inicio de cualquiera de los anteriores;
no más de 2 días después de la administración de la terapia celular, o una primera administración o dosis de la misma, o después del inicio de cualquiera de los anteriores; o
no más de 1 día después de la administración de la terapia celular o una primera administración o dosis de la misma al sujeto, o después del inicio de cualquiera de los anteriores.
3. El método de la reivindicación 1, en donde la neurotoxicidad es una neurotoxicidad grave y/o es una neurotoxicidad de grado 3 o superior.
4. El método de cualquiera de las formas de reivindicación 1-3, donde el tercer biomarcador es una citoquina seleccionada entre TGF-beta, IL-6 e IL-15 y es diferente de las citoquinas primera y segunda, y donde:
si se detecta concentración o concentración relativa para la tercera citoquina cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de desarrollar neurotoxicidad, que opcionalmente es neurotoxicidad grave; o
si la concentración detectada o la concentración relativa para la tercera citocina no cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que no tiene riesgo de desarrollar neurotoxicidad o neurotoxicidad grave.
5. El método de cualquiera de las formas de reivindicación 1-4, en donde se detecta la concentración o concentración relativa de cada uno de TGF-beta, IL-6 e IL-15, y en donde:
si la concentración detectada o la concentración relativa para las tres citoquinas cumplen la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de neurotoxicidad; o
si la concentración detectada o la concentración relativa para al menos dos de las citoquinas cumplen la clasificación, el sujeto se identifica o se diagnostica o se predice que está en riesgo de neurotoxicidad; o si la concentración detectada o la concentración relativa para sólo una de las citoquinas cumple con la clasificación, el sujeto se identifica o se diagnostica o se predice que no está en riesgo de neurotoxicidad.
6. El método de cualquiera de las formas de reivindicación 1-5, en donde la concentración o concentración relativa para cada uno de los biomarcadores en el panel se detecta simultánea o secuencialmente, en la misma muestra biológica o muestra de prueba, o en diferentes muestras de prueba obtenidas del sujeto. o la muestra biológica.
7. El método de cualquiera de las formas de reivindicación 1-6, en donde:
la concentración de referencia de TGF-beta está dentro de un intervalo de aproximadamente 5,5 pg/ml a aproximadamente 15,00 pg/ml (escala log2) o de aproximadamente 45 pg/ml a aproximadamente 33.000 pg/mL;
la concentración de referencia de IL-6 está dentro de un intervalo de aproximadamente 2,6 pg/ml a 5,4 pg/ml (escala log2) o de aproximadamente 6,00 pg/ml a aproximadamente 41,0 pg/ml; y/o
la concentración de referencia de IL-15 está dentro de un intervalo de aproximadamente 6,1 pg/ml a aproximadamente 7,1 pg/ml (escala log2) o de aproximadamente 69,0 pg/ml a aproximadamente 135,0 pg/ml.
8. El método de cualquiera de las formas de reivindicación 1-7, en donde:
la concentración de referencia de TGF-beta está dentro de un rango de aproximadamente 10,00 pg/ml a aproximadamente 15,00 pg/ml (escala log2) o de aproximadamente 20.000 pg/ml. mL a aproximadamente 33000 pg/mL; o es al menos o al menos aproximadamente 10,00 pg/ml, 11,00 pg/ml, 12,00 pg/ml, 13,00 pg/ml, 14,00 pg/ml o 15,00 pg/ml, cada uno en una escala log2; o es al menos o al menos aproximadamente 20.000 pg/ml, 22.000 pg/ml, 24.000 pg/ml, 26.000 pg/ml, 28.000 pg/ml, 30.000 pg/ml o 32.000 pg/ml; o es aproximadamente 25000 ± 100 pg/mL o es aproximadamente 14,0 ± 1,0 pg/mL en una escala log2;
la concentración de referencia de IL-6 está dentro de un intervalo de aproximadamente 3,5 pg/ml a 5,4 pg/ml (escala log2) o de aproximadamente 12 pg/ml a 41 pg/ml; o es al menos o al menos aproximadamente 3,5 pg/mL, 4,0 pg/mL, 4,5 pg/mL, 4,8 pg/mL, 5,0 pg/mL, 5,2 pg/mL o 5,4 pg/mL, cada uno en escala log2; o es al menos o al menos aproximadamente 12 pg/mL, 18 pg/mL, 24 pg/mL, 30 pg/mL o 36 pg/mL; o es o es aproximadamente 15,2 ± 1,0 pg/ml y/o es o es aproximadamente 3,9 ± 1,0 pg/ml;
la concentración de referencia de IL-15 está dentro de un intervalo de aproximadamente 6,0 pg/ml a 7,1 pg/ml (escala log2) o de aproximadamente 74 pg/ml a 135 pg/ml; o es al menos o al menos aproximadamente 6,0 pg/ml, 6,2 pg/ml, 6,4 pg/ml, 6,6 pg/ml, 6,8 pg/ml o 7,0 pg/ml, cada uno en escala log2; o es al menos o al menos alrededor de 74 pg/mL, 80 pg/mL, 90 pg/mL, 100 pg/mL, 110 pg/mL, 120 pg/mL o 130 pg/mL, o es o es alrededor de 6,2 ± 1,0 en una escala log2 o es aproximadamente 76 ± 4,0 pg/mL.
9. El método de cualquiera de las formas de reivindicación 1-8, que comprende además:
detectar una concentración o concentración relativa de IL-10 o IFN-gamma en una muestra del sujeto, en donde la muestra biológica ya no se deriva o se ha derivado del sujeto de tres días después de la administración de las células; e
identificar al sujeto como en riesgo de desarrollar neurotoxicidad si la concentración detectada o la concentración relativa de IL-10 y/o IFN-gamma cumple una clasificación seleccionada de: iv) para IL-10, mayor que una concentración de referencia de IL-10; o v) para IFN-gamma, mayor que una concentración de referencia de IFN-gamma.
10. El método de la reivindicación 9, en donde
la concentración de referencia de IL-10 es al menos o al menos aproximadamente 3,0 pg/ml (escala log2) o es al menos o al menos aproximadamente 10,0 pg/ml; o es o es aproximadamente 3,5 ± 1,0 pg/ml en la escala de log2 o es o es aproximadamente 11,0 ± 1,0 pg/ml; y/o
la concentración de referencia de IFN-gamma es al menos o al menos aproximadamente 4,0 pg/ml (escala log2) o es al menos o al menos aproximadamente 18,0 pg/ml; o es o es aproximadamente 4,2 ± 1,0 pg/ml en log2 escala o es o es aproximadamente 19,0 ± 1,0 pg/ml.
11. El método de cualquiera de las formas de reivindicación 1-10, en donde:
el receptor recombinante se une, reconoce o se dirige a un antígeno asociado con la enfermedad o afección; y/o el receptor recombinante es un receptor de células T o un receptor funcional que no es de células T.
12. El método de cualquiera de las formas de reivindicación 1-11, en donde el receptor recombinante es un receptor de antígeno quimérico (CAR).
13. El método de cualquiera de las formas de reivindicación 1-12, en donde la muestra biológica es un fluido o tejido corporal, opcionalmente en donde el fluido corporal es sangre completa, suero o plasma.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201562263612P | 2015-12-04 | 2015-12-04 | |
| US201662417284P | 2016-11-03 | 2016-11-03 | |
| PCT/US2016/064865 WO2017096331A1 (en) | 2015-12-04 | 2016-12-02 | Methods and compositions related to toxicity associated with cell therapy |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2901795T3 true ES2901795T3 (es) | 2022-03-23 |
Family
ID=57737968
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES16822558T Active ES2901795T3 (es) | 2015-12-04 | 2016-12-02 | Métodos y composiciones relacionadas con la toxicidad asociada con la terapia celular |
Country Status (5)
| Country | Link |
|---|---|
| US (2) | US11815514B2 (es) |
| EP (2) | EP3384294B1 (es) |
| ES (1) | ES2901795T3 (es) |
| MA (1) | MA43377A (es) |
| WO (1) | WO2017096331A1 (es) |
Families Citing this family (28)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| AU2015330898B2 (en) | 2014-10-08 | 2022-03-10 | Novartis Ag | Biomarkers predictive of therapeutic responsiveness to chimeric antigen receptor therapy and uses thereof |
| CN117427091A (zh) | 2014-10-20 | 2024-01-23 | 朱诺治疗学股份有限公司 | 用于过继细胞治疗中的给药的组合物和方法 |
| CN116334205A (zh) | 2015-09-03 | 2023-06-27 | 诺华股份有限公司 | 预测细胞因子释放综合征的生物标志物 |
| SG11201900344YA (en) * | 2016-07-15 | 2019-02-27 | Novartis Ag | Treatment and prevention of cytokine release syndrome using a chimeric antigen receptor in combination with a kinase inhibitor |
| EP3580568A1 (en) * | 2017-02-09 | 2019-12-18 | Fred Hutchinson Cancer Research Center | Biomarkers and uses thereof for selecting immunotherapy intervention |
| CA3053539A1 (en) * | 2017-02-27 | 2018-08-30 | Juno Therapeutics, Inc. | Compositions, articles of manufacture and methods related to dosing in cell therapy |
| CN111225675B (zh) | 2017-06-02 | 2024-05-03 | 朱诺治疗学股份有限公司 | 使用过继细胞疗法治疗的制品和方法 |
| AU2018281316B2 (en) | 2017-06-07 | 2024-05-30 | Precigen, Inc. | Expression of novel cell tags |
| US12398191B2 (en) | 2017-08-11 | 2025-08-26 | Fred Hutchinson Cancer Center | BRAF-specific TCRs and uses thereof |
| US10870703B2 (en) | 2017-10-02 | 2020-12-22 | Humanigen, Inc. | Methods of treating immunotherapy-related toxicity using a GM-CSF antagonist |
| US11130805B2 (en) | 2017-10-02 | 2021-09-28 | Humanigen, Inc. | Methods of treating CART-T cell therapy-induced neuroinflammation using a GM-CSF antagonist |
| US10899831B2 (en) | 2017-10-02 | 2021-01-26 | Humanigen, Inc. | Method of reducing the level of non-GM-CSF cytokines/chemokines in immunotherapy-related toxicity |
| US10927168B2 (en) | 2017-10-02 | 2021-02-23 | Humanicen, Inc. | Method of reducing tumor relapse rate in immunotherapy by administration of lenzilumab |
| EP3684919A1 (en) * | 2017-10-19 | 2020-07-29 | Cellectis | Targeted gene integration of nk inhibitors genes for improved immune cells therapy |
| US12031975B2 (en) | 2017-11-01 | 2024-07-09 | Juno Therapeutics, Inc. | Methods of assessing or monitoring a response to a cell therapy |
| WO2019089848A1 (en) * | 2017-11-01 | 2019-05-09 | Juno Therapeutics, Inc. | Methods associated with tumor burden for assessing response to a cell therapy |
| KR20200116081A (ko) * | 2017-12-01 | 2020-10-08 | 주노 쎄러퓨티크스 인코퍼레이티드 | 유전자 조작된 세포의 투약 및 조절 방법 |
| UA127519C2 (uk) | 2018-02-16 | 2023-09-20 | Інсайт Корпорейшн | Інгібітори шляху jak1, призначені для лікування порушень, пов'язаних із цитокінами |
| CA3116412A1 (en) * | 2018-10-31 | 2020-05-07 | Humanigen, Inc. | Materials and methods for treating cancer |
| EP4106775A4 (en) * | 2020-02-20 | 2024-03-06 | Kite Pharma, Inc. | CHIMERIC ANTIGEN RECEPTOR T-CELL THERAPY |
| JP2023518814A (ja) * | 2020-03-23 | 2023-05-08 | ジェネンテック, インコーポレイテッド | Covid-19肺炎における、il-6アンタゴニストに対する応答を予測するためのバイオマーカー |
| WO2022109340A1 (en) * | 2020-11-20 | 2022-05-27 | Seattle Children's Hospital D/B/A Seattle Children's Research Institute | Immunomodulatory clinical biomarker profiles and uses thereof |
| JP2023552452A (ja) | 2020-12-08 | 2023-12-15 | インサイト・コーポレイション | 白斑治療用のjak1経路阻害薬 |
| EP4696710A3 (en) | 2021-05-03 | 2026-05-06 | Incyte Corporation | Jak1 pathway inhibitors for the treatment of prurigo nodularis |
| CA3217687A1 (en) * | 2021-05-11 | 2022-11-17 | Muhammad S. AKRAM | Methods of minimizing neurotoxicity associated with chimeric antigen receptor (car) t cell therapy |
| US20230197278A1 (en) * | 2021-07-13 | 2023-06-22 | Genentech, Inc. | Multi-variate model for predicting cytokine release syndrome |
| US20230268031A1 (en) * | 2021-07-30 | 2023-08-24 | Kite Pharma, Inc. | Monitoring and management of cell therapy-induced toxicities |
| CN116754774B (zh) * | 2023-05-12 | 2026-03-06 | 浙江大学医学院附属第一医院 | 一种细胞因子组合物及应用 |
Family Cites Families (56)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4235871A (en) | 1978-02-24 | 1980-11-25 | Papahadjopoulos Demetrios P | Method of encapsulating biologically active materials in lipid vesicles |
| US4452773A (en) | 1982-04-05 | 1984-06-05 | Canadian Patents And Development Limited | Magnetic iron-dextran microspheres |
| US4501728A (en) | 1983-01-06 | 1985-02-26 | Technology Unlimited, Inc. | Masking of liposomes from RES recognition |
| US5019369A (en) | 1984-10-22 | 1991-05-28 | Vestar, Inc. | Method of targeting tumors in humans |
| US4690915A (en) | 1985-08-08 | 1987-09-01 | The United States Of America As Represented By The Department Of Health And Human Services | Adoptive immunotherapy as a treatment modality in humans |
| US4795698A (en) | 1985-10-04 | 1989-01-03 | Immunicon Corporation | Magnetic-polymer particles |
| IN165717B (es) | 1986-08-07 | 1989-12-23 | Battelle Memorial Institute | |
| US4837028A (en) | 1986-12-24 | 1989-06-06 | Liposome Technology, Inc. | Liposomes with enhanced circulation time |
| US5219740A (en) | 1987-02-13 | 1993-06-15 | Fred Hutchinson Cancer Research Center | Retroviral gene transfer into diploid fibroblasts for gene therapy |
| ES2067018T3 (es) | 1988-12-28 | 1995-03-16 | Stefan Miltenyi | Procedimiento y materiales para la separacion en alto gradiente magnetico de materiales biologicos. |
| US5200084A (en) | 1990-09-26 | 1993-04-06 | Immunicon Corporation | Apparatus and methods for magnetic separation |
| WO1992008796A1 (en) | 1990-11-13 | 1992-05-29 | Immunex Corporation | Bifunctional selectable fusion genes |
| CA2147466A1 (en) | 1992-10-20 | 1994-04-28 | Just P. J. Brakenhoff | Interleukin-6 receptor antagonists |
| AU6953394A (en) | 1993-05-21 | 1994-12-20 | Targeted Genetics Corporation | Bifunctional selectable fusion genes based on the cytosine deaminase (cd) gene |
| US5827642A (en) | 1994-08-31 | 1998-10-27 | Fred Hutchinson Cancer Research Center | Rapid expansion method ("REM") for in vitro propagation of T lymphocytes |
| US7008624B1 (en) | 1995-02-22 | 2006-03-07 | Immunex Corporation | Antagonists of interleukin-15 |
| DE19608753C1 (de) | 1996-03-06 | 1997-06-26 | Medigene Gmbh | Transduktionssystem und seine Verwendung |
| WO1997034634A1 (en) | 1996-03-20 | 1997-09-25 | Sloan-Kettering Institute For Cancer Research | Single chain fv constructs of anti-ganglioside gd2 antibodies |
| WO2000014257A1 (en) | 1998-09-04 | 2000-03-16 | Sloan-Kettering Institute For Cancer Research | Fusion receptors specific for prostate-specific membrane antigen and uses thereof |
| AU2472400A (en) | 1998-10-20 | 2000-05-08 | City Of Hope | CD20-specific redirected T cells and their use in cellular immunotherapy of CD20+ malignancies |
| CA2410510A1 (en) | 2000-06-02 | 2001-12-13 | Memorial Sloan-Kettering Cancer Center | Artificial antigen presenting cells and methods of use thereof |
| AU2001297703B2 (en) | 2000-11-07 | 2006-10-19 | City Of Hope | CD19-specific redirected immune cells |
| US7070995B2 (en) | 2001-04-11 | 2006-07-04 | City Of Hope | CE7-specific redirected immune cells |
| US20090257994A1 (en) | 2001-04-30 | 2009-10-15 | City Of Hope | Chimeric immunoreceptor useful in treating human cancers |
| US20030170238A1 (en) * | 2002-03-07 | 2003-09-11 | Gruenberg Micheal L. | Re-activated T-cells for adoptive immunotherapy |
| US7446190B2 (en) | 2002-05-28 | 2008-11-04 | Sloan-Kettering Institute For Cancer Research | Nucleic acids encoding chimeric T cell receptors |
| CN104178491B (zh) | 2002-09-06 | 2018-07-03 | 安姆根有限公司 | 治疗性人抗-il-1r1单克隆抗体 |
| US20050129671A1 (en) * | 2003-03-11 | 2005-06-16 | City Of Hope | Mammalian antigen-presenting T cells and bi-specific T cells |
| PL2526933T3 (pl) | 2006-09-22 | 2015-08-31 | Pharmacyclics Llc | Inhibitory kinazy tyrozynowej Brutona |
| PL2856876T3 (pl) | 2007-03-30 | 2018-06-29 | Memorial Sloan-Kettering Cancer Center | Konstytutywna ekspresja ligandów kostymulujących na limfocytach T poddanych transferowi adoptywnemu |
| ES2640216T3 (es) | 2007-12-07 | 2017-11-02 | Miltenyi Biotec Gmbh | Sistemas y métodos para procesamiento de células |
| US8479118B2 (en) | 2007-12-10 | 2013-07-02 | Microsoft Corporation | Switching search providers within a browser search box |
| US20120164718A1 (en) | 2008-05-06 | 2012-06-28 | Innovative Micro Technology | Removable/disposable apparatus for MEMS particle sorting device |
| JP5173594B2 (ja) | 2008-05-27 | 2013-04-03 | キヤノン株式会社 | 管理装置、画像形成装置及びそれらの処理方法 |
| US8822647B2 (en) | 2008-08-26 | 2014-09-02 | City Of Hope | Method and compositions using a chimeric antigen receptor for enhanced anti-tumor effector functioning of T cells |
| TWI440469B (zh) | 2008-09-26 | 2014-06-11 | Chugai Pharmaceutical Co Ltd | Improved antibody molecules |
| ES2717629T3 (es) | 2009-11-03 | 2019-06-24 | Hope City | Receptor del factor de crecimiento epidérmico truncado (EGFRt) para selección de células T transducidas |
| NZ772688A (en) | 2010-06-03 | 2022-09-30 | Pharmacyclics Llc | The use of inhibitors of bruton’s tyrosine kinase (btk) |
| PH12013501201A1 (en) | 2010-12-09 | 2013-07-29 | Univ Pennsylvania | Use of chimeric antigen receptor-modified t cells to treat cancer |
| US9987308B2 (en) | 2011-03-23 | 2018-06-05 | Fred Hutchinson Cancer Research Center | Method and compositions for cellular immunotherapy |
| US8398282B2 (en) | 2011-05-12 | 2013-03-19 | Delphi Technologies, Inc. | Vehicle front lighting assembly and systems having a variable tint electrowetting element |
| US10208086B2 (en) | 2011-11-11 | 2019-02-19 | Fred Hutchinson Cancer Research Center | Cyclin A1-targeted T-cell immunotherapy for cancer |
| EP3594245A1 (en) | 2012-02-13 | 2020-01-15 | Seattle Children's Hospital d/b/a Seattle Children's Research Institute | Bispecific chimeric antigen receptors and therapeutic uses thereof |
| WO2013126726A1 (en) | 2012-02-22 | 2013-08-29 | The Trustees Of The University Of Pennsylvania | Double transgenic t cells comprising a car and a tcr and their methods of use |
| CN107557334B (zh) | 2012-05-03 | 2021-06-25 | 弗雷德哈钦森癌症研究中心 | 增强亲和力的t细胞受体及其制备方法 |
| WO2013184572A1 (en) | 2012-06-04 | 2013-12-12 | Pharmacyclics, Inc. | Crystalline forms of a bruton's tyrosine kinase inhibitor |
| LT3338794T (lt) | 2012-07-13 | 2020-05-25 | The Trustees Of The University Of Pennsylvania | Car priešnavikinio aktyvumo toksiškumo reguliavimas |
| PL3824905T3 (pl) | 2012-08-20 | 2025-05-05 | Fred Hutchinson Cancer Center | Sposób i kompozycje do immunoterapii komórkowej |
| SG11201502598SA (en) | 2012-10-02 | 2015-05-28 | Sloan Kettering Inst Cancer | Compositions and methods for immunotherapy |
| JP5372297B1 (ja) | 2012-12-20 | 2013-12-18 | 三菱電機株式会社 | 車載装置及びプログラム |
| TWI654206B (zh) * | 2013-03-16 | 2019-03-21 | 諾華公司 | 使用人類化抗-cd19嵌合抗原受體治療癌症 |
| US9108442B2 (en) | 2013-08-20 | 2015-08-18 | Ricoh Company, Ltd. | Image forming apparatus |
| EP3117219A1 (en) | 2014-03-13 | 2017-01-18 | Oxford University Innovation Limited | Methods and system for determining the disease status of a subject |
| RU2018136877A (ru) | 2016-03-22 | 2020-04-22 | СИЭТЛ ЧИЛДРЕН'С ХОСПИТАЛ (ДиБиЭй СИЭТЛ ЧИЛДРЕН'С РИСЕРЧ ИНСТИТЬЮТ) | Способы раннего вмешательства для профилактики или улучшения состояния токсичности |
| CA3040914A1 (en) | 2016-11-03 | 2018-05-24 | Juno Therapeutics, Inc. | Combination therapy of a cell based therapy and a microglia inhibitor |
| CN111225675B (zh) | 2017-06-02 | 2024-05-03 | 朱诺治疗学股份有限公司 | 使用过继细胞疗法治疗的制品和方法 |
-
2016
- 2016-12-02 MA MA043377A patent/MA43377A/fr unknown
- 2016-12-02 EP EP16822558.9A patent/EP3384294B1/en active Active
- 2016-12-02 ES ES16822558T patent/ES2901795T3/es active Active
- 2016-12-02 EP EP21202223.0A patent/EP4012415A3/en not_active Withdrawn
- 2016-12-02 US US15/781,089 patent/US11815514B2/en active Active
- 2016-12-02 WO PCT/US2016/064865 patent/WO2017096331A1/en not_active Ceased
-
2023
- 2023-09-27 US US18/476,120 patent/US20240103012A1/en not_active Abandoned
Also Published As
| Publication number | Publication date |
|---|---|
| EP3384294B1 (en) | 2021-10-13 |
| EP3384294A1 (en) | 2018-10-10 |
| EP4012415A2 (en) | 2022-06-15 |
| US20190277858A1 (en) | 2019-09-12 |
| US11815514B2 (en) | 2023-11-14 |
| EP4012415A3 (en) | 2022-12-07 |
| WO2017096331A1 (en) | 2017-06-08 |
| MA43377A (fr) | 2021-05-19 |
| US20240103012A1 (en) | 2024-03-28 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US20240103012A1 (en) | Methods and compositions related to toxicity associated with cell therapy | |
| US11760804B2 (en) | Early intervention methods to prevent or ameliorate toxicity | |
| US12163952B2 (en) | Determining toxicity risk in CAR T-cell therapy | |
| JP2023015098A (ja) | 養子細胞療法において投薬するための方法および組成物 | |
| ES2961666T3 (es) | Métodos para determinar la dosificación de células CAR-T | |
| JP2024016134A (ja) | 細胞療法に関連する毒性に関する製造物品および方法 | |
| HK40074999A (en) | Methods and compositions related to toxicity associated with cell therapy | |
| HK1261192A1 (en) | Methods and compositions related to toxicity associated with cell therapy | |
| HK1261192B (en) | Methods and compositions related to toxicity associated with cell therapy | |
| HK40074994A (en) | Early intervention methods to prevent or ameliorate toxicity |