ES2901966T3 - Método de síntesis de nebivolol y compuesto intermedio del mismo - Google Patents
Método de síntesis de nebivolol y compuesto intermedio del mismo Download PDFInfo
- Publication number
- ES2901966T3 ES2901966T3 ES15892188T ES15892188T ES2901966T3 ES 2901966 T3 ES2901966 T3 ES 2901966T3 ES 15892188 T ES15892188 T ES 15892188T ES 15892188 T ES15892188 T ES 15892188T ES 2901966 T3 ES2901966 T3 ES 2901966T3
- Authority
- ES
- Spain
- Prior art keywords
- formula
- compound
- give
- reaction
- protecting group
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D311/00—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings
- C07D311/02—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D311/76—Benzo[c]pyrans
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/335—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin
- A61K31/35—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin having six-membered rings with one oxygen as the only ring hetero atom
- A61K31/352—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin having six-membered rings with one oxygen as the only ring hetero atom condensed with carbocyclic rings, e.g. methantheline
- A61K31/353—3,4-Dihydrobenzopyrans, e.g. chroman, catechin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/08—Vasodilators for multiple indications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/12—Antihypertensives
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C41/00—Preparation of ethers; Preparation of compounds having groups, groups or groups
- C07C41/01—Preparation of ethers
- C07C41/18—Preparation of ethers by reactions not forming ether-oxygen bonds
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C41/00—Preparation of ethers; Preparation of compounds having groups, groups or groups
- C07C41/01—Preparation of ethers
- C07C41/18—Preparation of ethers by reactions not forming ether-oxygen bonds
- C07C41/20—Preparation of ethers by reactions not forming ether-oxygen bonds by hydrogenation of carbon-to-carbon double or triple bonds
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C41/00—Preparation of ethers; Preparation of compounds having groups, groups or groups
- C07C41/01—Preparation of ethers
- C07C41/18—Preparation of ethers by reactions not forming ether-oxygen bonds
- C07C41/22—Preparation of ethers by reactions not forming ether-oxygen bonds by introduction of halogens; by substitution of halogen atoms by other halogen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C41/00—Preparation of ethers; Preparation of compounds having groups, groups or groups
- C07C41/01—Preparation of ethers
- C07C41/18—Preparation of ethers by reactions not forming ether-oxygen bonds
- C07C41/30—Preparation of ethers by reactions not forming ether-oxygen bonds by increasing the number of carbon atoms, e.g. by oligomerisation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C43/00—Ethers; Compounds having groups, groups or groups
- C07C43/02—Ethers
- C07C43/20—Ethers having an ether-oxygen atom bound to a carbon atom of a six-membered aromatic ring
- C07C43/225—Ethers having an ether-oxygen atom bound to a carbon atom of a six-membered aromatic ring containing halogen
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C43/00—Ethers; Compounds having groups, groups or groups
- C07C43/02—Ethers
- C07C43/20—Ethers having an ether-oxygen atom bound to a carbon atom of a six-membered aromatic ring
- C07C43/23—Ethers having an ether-oxygen atom bound to a carbon atom of a six-membered aromatic ring containing hydroxy or O-metal groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C43/00—Ethers; Compounds having groups, groups or groups
- C07C43/02—Ethers
- C07C43/257—Ethers having an ether-oxygen atom bound to carbon atoms both belonging to six-membered aromatic rings
- C07C43/295—Ethers having an ether-oxygen atom bound to carbon atoms both belonging to six-membered aromatic rings containing hydroxy or O-metal groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D301/00—Preparation of oxiranes
- C07D301/02—Synthesis of the oxirane ring
- C07D301/03—Synthesis of the oxirane ring by oxidation of unsaturated compounds, or of mixtures of unsaturated and saturated compounds
- C07D301/14—Synthesis of the oxirane ring by oxidation of unsaturated compounds, or of mixtures of unsaturated and saturated compounds with organic peracids, or salts, anhydrides or esters thereof
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D301/00—Preparation of oxiranes
- C07D301/02—Synthesis of the oxirane ring
- C07D301/03—Synthesis of the oxirane ring by oxidation of unsaturated compounds, or of mixtures of unsaturated and saturated compounds
- C07D301/19—Synthesis of the oxirane ring by oxidation of unsaturated compounds, or of mixtures of unsaturated and saturated compounds with organic hydroperoxides
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D303/00—Compounds containing three-membered rings having one oxygen atom as the only ring hetero atom
- C07D303/02—Compounds containing oxirane rings
- C07D303/12—Compounds containing oxirane rings with hydrocarbon radicals, substituted by singly or doubly bound oxygen atoms
- C07D303/18—Compounds containing oxirane rings with hydrocarbon radicals, substituted by singly or doubly bound oxygen atoms by etherified hydroxyl radicals
- C07D303/20—Ethers with hydroxy compounds containing no oxirane rings
- C07D303/22—Ethers with hydroxy compounds containing no oxirane rings with monohydroxy compounds
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D303/00—Compounds containing three-membered rings having one oxygen atom as the only ring hetero atom
- C07D303/02—Compounds containing oxirane rings
- C07D303/36—Compounds containing oxirane rings with hydrocarbon radicals, substituted by nitrogen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D311/00—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings
- C07D311/02—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D311/04—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring
- C07D311/58—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring other than with oxygen or sulphur atoms in position 2 or 4
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F7/00—Compounds containing elements of Groups 4 or 14 of the Periodic Table
- C07F7/02—Silicon compounds
- C07F7/08—Compounds having one or more C—Si linkages
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02P—CLIMATE CHANGE MITIGATION TECHNOLOGIES IN THE PRODUCTION OR PROCESSING OF GOODS
- Y02P20/00—Technologies relating to chemical industry
- Y02P20/50—Improvements relating to the production of bulk chemicals
- Y02P20/55—Design of synthesis routes, e.g. reducing the use of auxiliary or protecting groups
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Pharmacology & Pharmacy (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Medicinal Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Heart & Thoracic Surgery (AREA)
- Cardiology (AREA)
- Engineering & Computer Science (AREA)
- Epidemiology (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Epoxy Compounds (AREA)
- Pyrane Compounds (AREA)
Abstract
Un procedimiento para preparar D-nebivolol (fórmula la), **(Ver fórmula)** comprendiendo el procedimiento las siguientes etapas: 3') epoxidación asimétrica del compuesto de fórmula IV1 y el compuesto de fórmula IV2 para dar los compuestos intermedios Va y VIa, respectivamente, en donde R es un grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, o -CH2Ar, en donde Ar es arilo no sustituido o sustituido; **(Ver fórmula)** 4') desprotección de los compuestos intermedios Va y VIa, seguido de ciclación, para dar los compuestos intermedios VIIa y VIIIa, respectivamente, en donde R se define como antes en esta reivindicación, **(Ver fórmula)** 5') sulfonación de los compuestos intermedios VIIa y VIIIa con haluro de sulfonilo de fórmula M-SO2X (en donde M es alquilo o arilo sustituido o no sustituido, X es halógeno) en presencia de catalizador y base, para dar los compuestos intermedios IXa y Xa, respectivamente, **(Ver fórmula)** 6') hacer reaccionar el compuesto intermedio IXa o el compuesto intermedio Xa con bencilamina para llevar a cabo la alquilación de la amina, para dar el compuesto correspondiente XIa o XIIa; **(Ver fórmula)** 7') reacción de acoplamiento cruzado de los compuestos intermedios IXa y XIIa o los compuestos intermedios Xa y XIa en condiciones básicas, para dar los compuestos intermedios XIIIa, en donde la definición de Ar' es la misma que la definición anterior de M en esta reivindicación, **(Ver fórmula)** y opcionalmente convertir el compuesto intermedio XIIIa en el hidrocloruro del mismo, 8') desprotección del compuesto intermedio XIIIa para dar el D-nebivolol (fórmula Ia), **(Ver fórmula)** o convertir el hidrocloruro del compuesto intermedio XIIIa en el compuesto intermedio XIIIa en forma libre por neutralización con base, seguido de desprotección para dar el D-nebivolol (fórmula la).
Description
DESCRIPCIÓN
Método de síntesis de nebivolol y compuesto intermedio del mismo
Campo técnico
La presente invención se refiere a un procedimiento para la síntesis de medicamentos y compuestos intermedios de los mismos. En particular, la presente invención se refiere a un procedimiento para la síntesis de nebivolol, compuestos intermedios del mismo y un procedimiento para la preparación de los compuestos intermedios.
Técnica anterior
El hidrocloruro de nebivolol, con el nombre químico de hidrocloruro de (+/-)-di[2-(6-fluoro-dihidrobenzopiran-2-il)-2-hidroxietil]amina (fórmula I), es un bloqueador de receptores p de tercera generación altamente selectivo desarrollado por Johnson & Johnson que también tiene efecto vasodilatador. Se usa principalmente para el tratamiento de la hipertensión de leve a moderada, la angina de pecho y la insuficiencia cardiaca congestiva. El hidrocloruro de nebivolol usado clínicamente es una mezcla de cantidades iguales del dextroisómero (fórmula la) y el levoisómero (fórmula Ib), es decir, su racemato (Fórmula I). El efecto del hidrocloruro de nebivolol como bloqueador en el receptor p deriva principalmente del dextroisómero, pero otros efectos dependen de la presencia tanto del dextroisómero como del levoisómero.
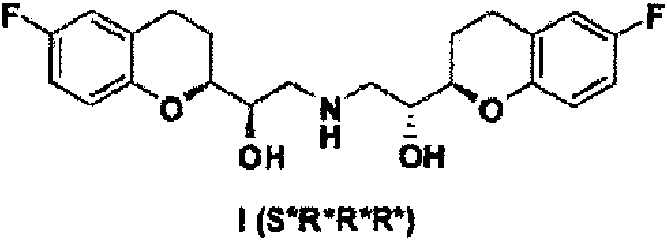
La configuración relativa del nebivolol es la siguiente:

I (S*R*R*R*)
D/L-Nebivolol
en donde I (S*R*R*R*) representa el racemato, que es una mezcla racémica que consiste en cantidades equimolares de D-nebivolol Ia (SRRR) y su enantiómero L-nebivolol Ib (RSSS) como se muestra a continuación.

Tanto el levoisómero como el dextroisómero de nebivolol tienen una actividad biológica importante, el levoisómero tiene efecto de vasodilatación dependiente de células endoteliales y el dextroisómero tiene un fuerte efecto de bloqueo del receptor p1. Ahora clínicamente se usa una mezcla del levoisómero y el dextroisómero, lo que permite que las actividades de los dos isómeros sean sinérgicas, lo que garantiza que el nebivolol tenga una ventaja única además del efecto de bloqueo del receptor p anterior: el receptor p1 es antagonizado selectivamente por la mayor liberación de NO, dando como resultado vasodilatación. No afecta al receptor p2 y no produce contracción del músculo liso bronquial ni del músculo liso vascular. Por lo tanto, en vista del importante valor farmacológico de nebivolol, tiene grandes beneficios económicos y sociales el desarrollo de un procedimiento para preparar nebivolol y sus isómeros ópticos, que sea muy efectivo, económico y que cumpla los requisitos de la industrialización.
La estructura molecular del nebivolol contiene cuatro átomos de carbono quirales como se indica a continuación, en donde el isómero S*R*R*R* es el nebivolol usado clínicamente, y se representa como una mezcla racémica que contiene cantidades equimolares de isómero D con configuración absoluta SRRR y su enantiómero el isómero L con configuración absoluta RSSS.


El nebivolol se caracteriza estructuralmente por tener cierta simetría. Cada una de las partes izquierda y derecha de la molécula tiene una unidad estructural de (6-fluoro-benzopiranil)etan-2-ol con diferentes configuraciones. En la parte izquierda (parte A), el grupo hidroxilo y el oxígeno en el anillo de pirano están en forma cis, y en la parte derecha (parte B), están en forma trans, y las unidades en las dos partes están unidas por un átomo de nitrógeno.
En la bibliografía de la técnica anterior, la síntesis de nebivolol se basa principalmente en la simetría de su molécula, se sintetizan respectivamente las partes A y B y después se acoplan con bencilamina. Después de la separación, purificación y desprotección, se logra el nebivolol.
Específicamente, los métodos existentes para la preparación de nebivolol incluyen principalmente los siguientes: (1) Usando los compuestos intermedios racémicos como materias primas, se construyen respectivamente los fragmentos en las partes izquierda y derecha con las configuraciones relativas en la molécula de nebivolol, y después se someten a una reacción de acoplamiento cruzado para preparar el producto deseado;
El punto clave de este método es cómo preparar los dos fragmentos A y B con alta pureza diastereomérica en la configuración deseada; de lo contrario se obtendrá la mezcla que contiene los diez isómeros anteriores después de la reacción de acoplamiento.

Los compuestos intermedios obtenidos al acoplar dos fragmentos A y B con las configuraciones deseadas contienen dos pares de diastereoisómeros y se tienen que aislar por recristalización para dar los compuestos intermedios con la configuración deseada:
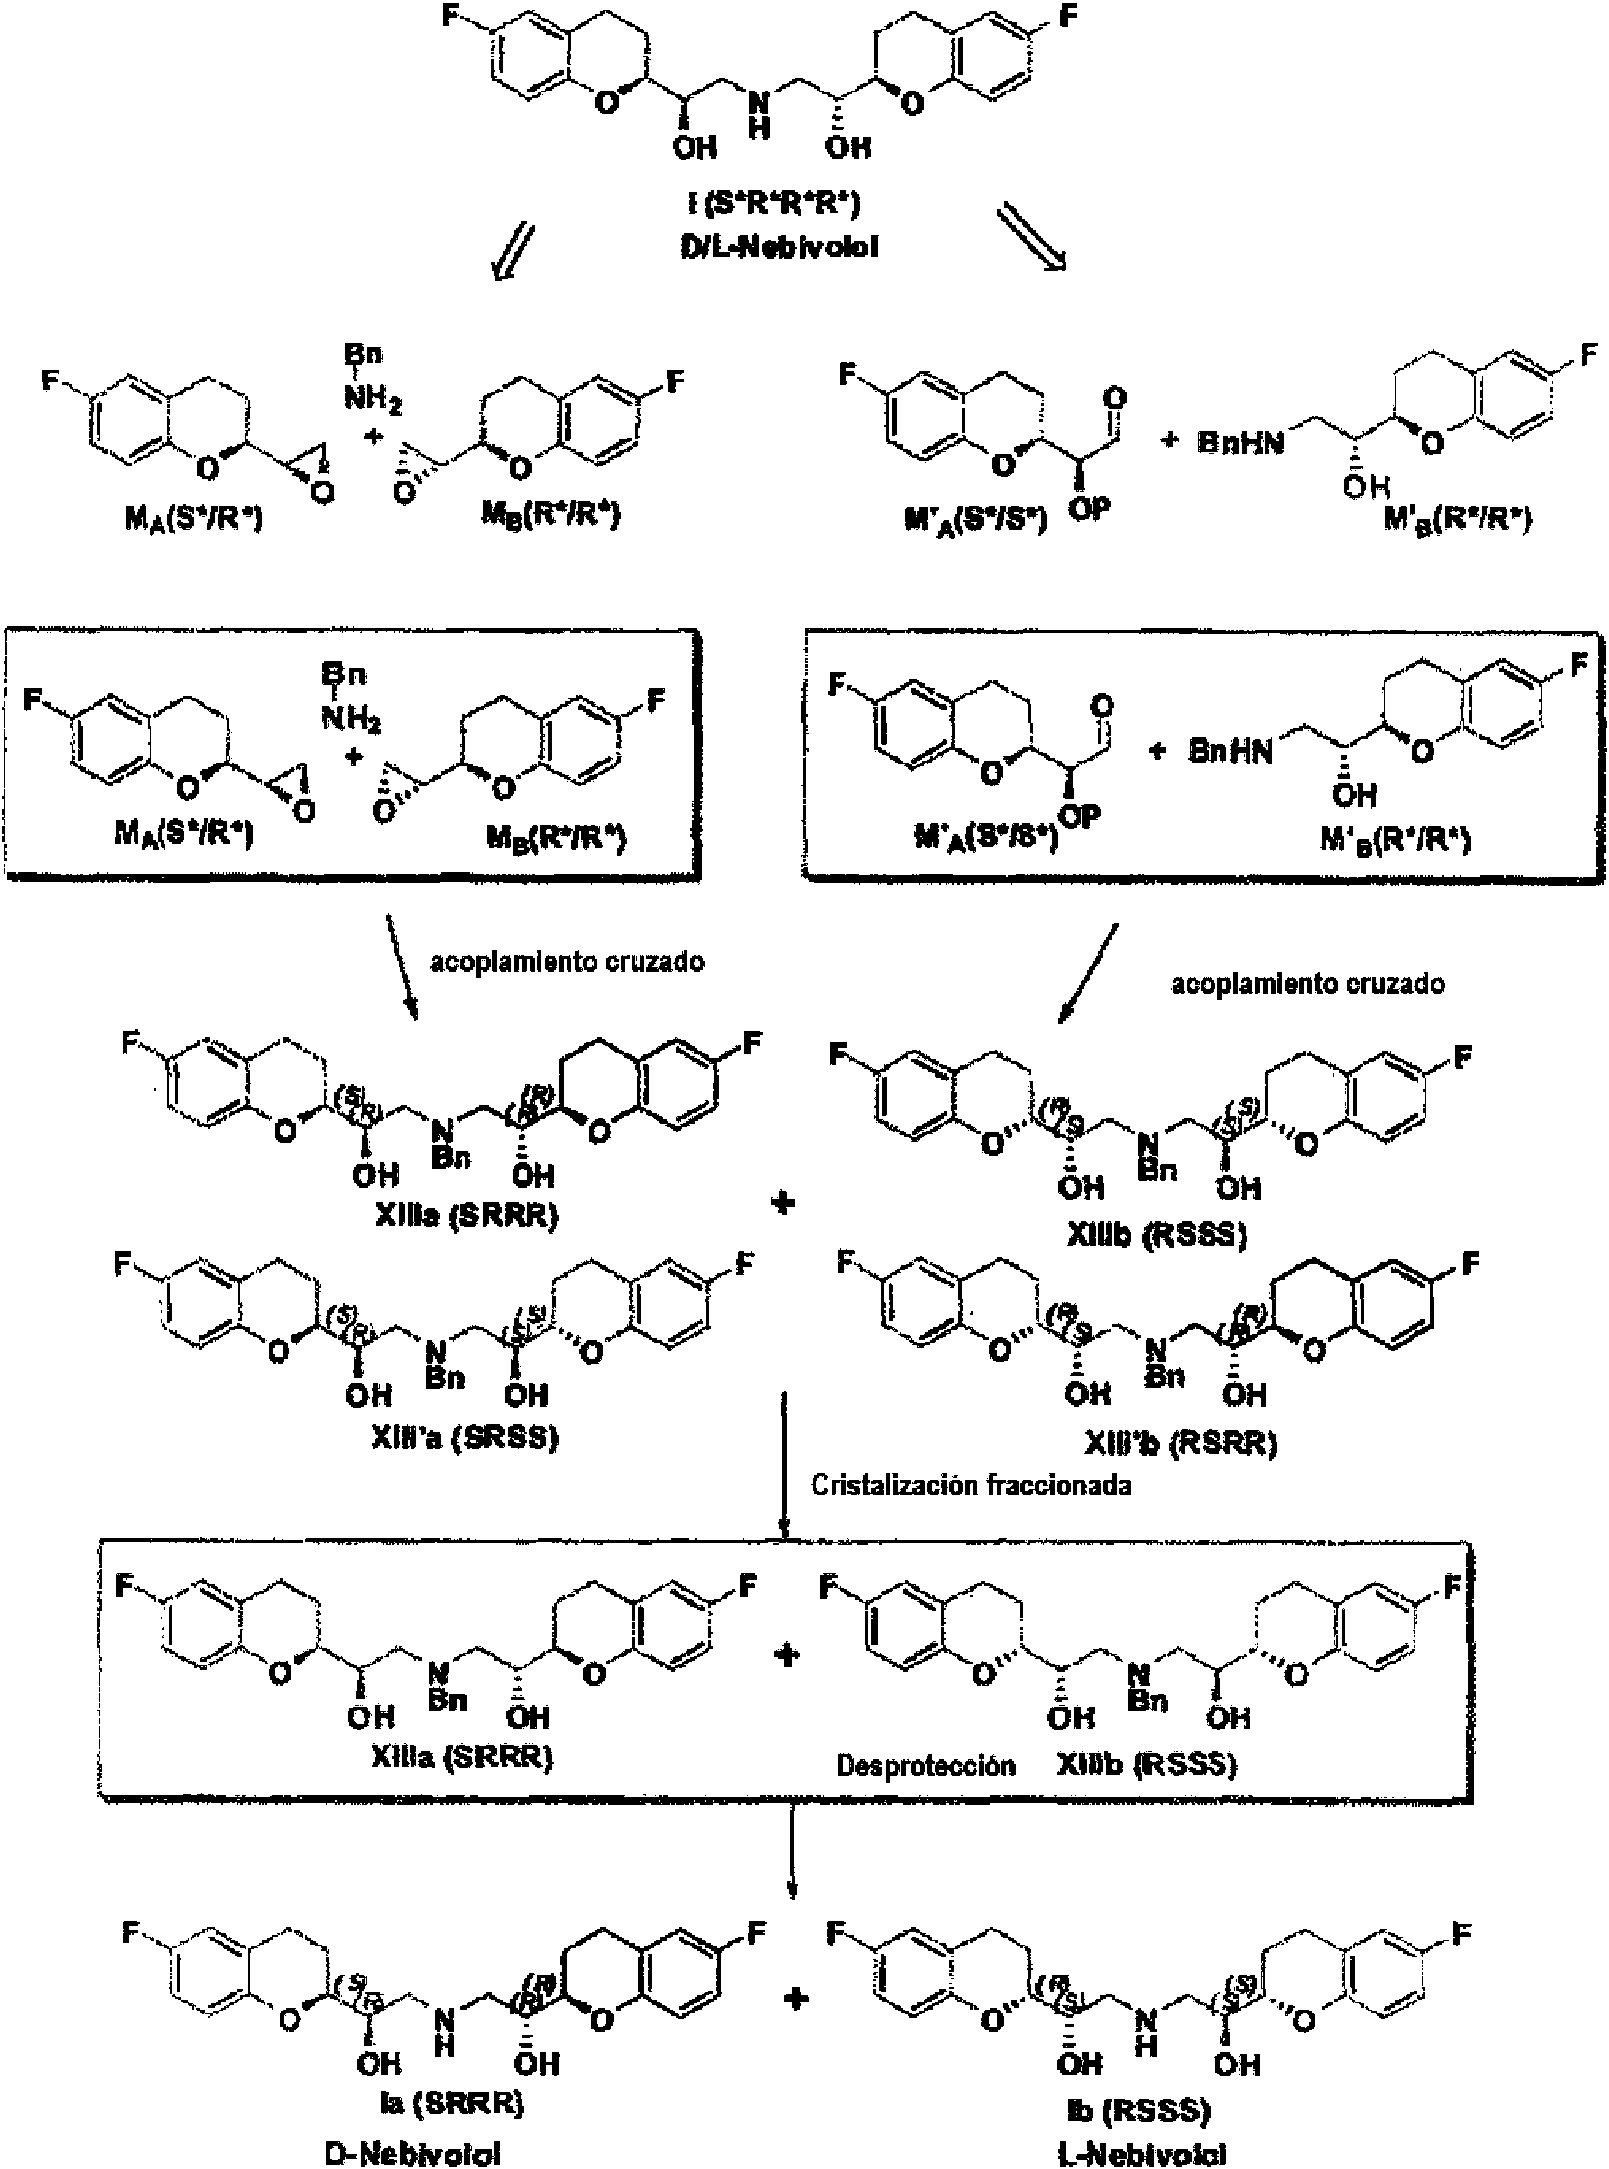
La patente EP 145067 de Janssen describe el siguiente procedimiento sintético, caracterizado porque se hacen reaccionar el cromano-aldehído y yoduro de trimetilsulfoxonio en presencia de hidruro de sodio para dar un par de diastereoisómeros en cantidades desiguales, es decir, los epóxidos intermedios Ma (S*R*) y Mb (R*R*). Los epóxidos intermedios Ma (S*R*) y Mb (R*R*) se pueden separar por cromatografía y después ser los compuestos intermedios clave para la síntesis de nebivolol, seguido de reacción de acoplamiento cruzado con bencilamina para dar una mezcla de SRRR/RSSS y SRSS/Rs Rr de la siguiente manera:

que después se separan por cristalizaciones fraccionadas repetidas y se desprotegen por hidrogenolisis para obtener el S*R*R*R*-nebivolol, como sigue:
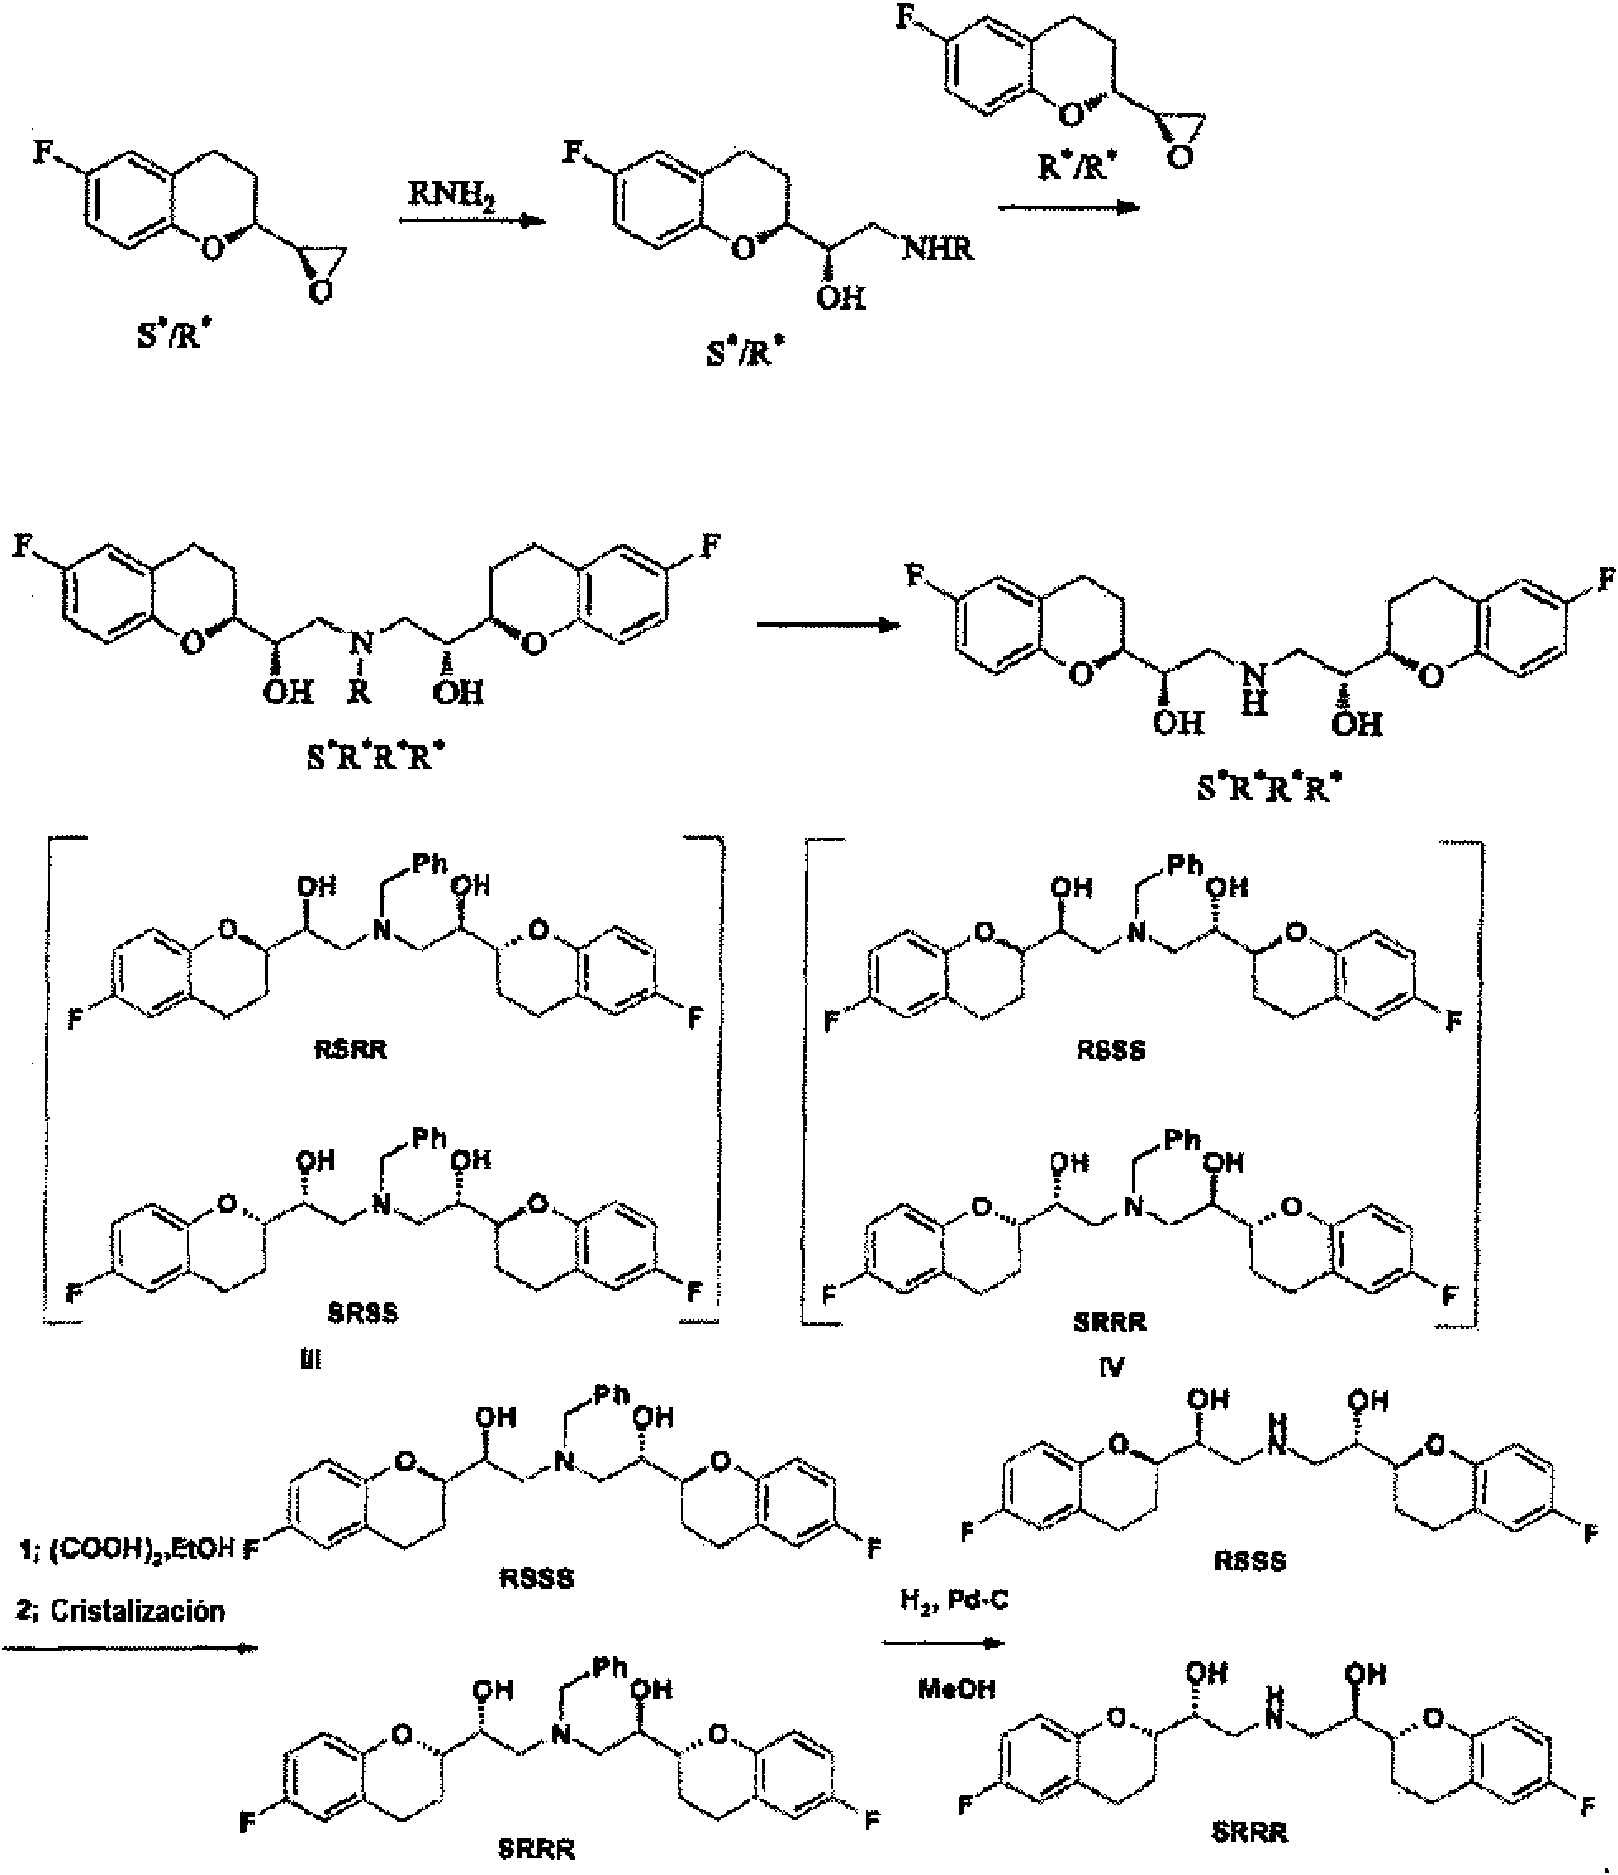
Aunque el método de preparación mencionado antes se usa ahora ampliamente en la industria, el principal problema de este método es que los compuestos intermedios clave se tienen que separar por cromatografía en columna, por lo que su uso en la producción a gran escala es de alto coste. Además, las condiciones de reacción para preparar los epóxidos a partir del cromano-aldehído inestable son duras, el rendimiento es bajo y los reactivos utilizados son caros.
(2) Método de derivado de cianuro de la patente WO2007/009143 (CN101243062)
El método se lleva a cabo por la reacción del cromano-aldehído racémico con bisulfito de sodio y cianuro de sodio para dar nitrilo-alcoholes intermedios, que luego se separan por cromatografía en columna para dar una pareja de diastereómeros de nitrilo-alcoholes cis y trans.

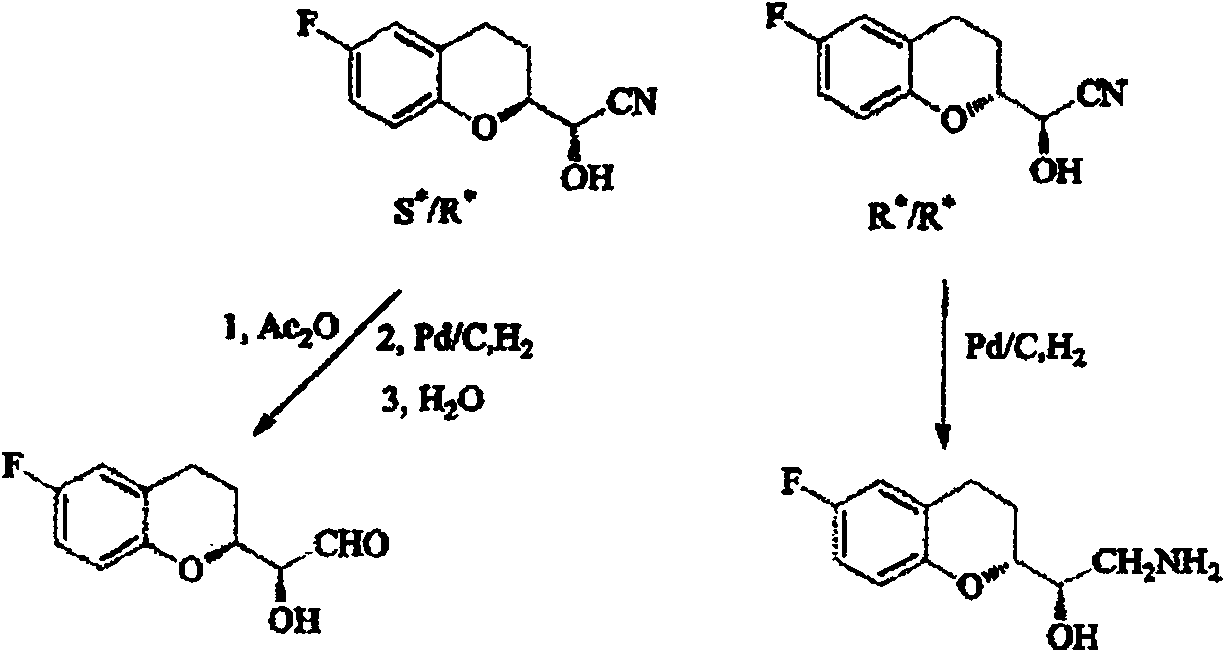
El cis-nitrilo-alcohol intermedio se acetila y después se somete a hidrogenación catalítica para convertirlo en el aldehido correspondiente, que después se hidroliza para dar el aldol intermedio correspondiente.
El trans-nitrilo-alcohol intermedio después se somete a hidrogenación catalítica a la alcohol-amina correspondiente, que se hace reaccionar con cloruro de benzoílo para dar la amida, seguido de reducción para dar la bencilamina intermedia, que finalmente se condensa con el aldol intermedio para dar una pareja de diastereoisómeros (cuatro isómeros) como nebivolol bruto. El nebivolol bruto después se convierte en la sal con ácido clorhídrico. Después de repetir las recristalizaciones en etanol para eliminar la otra pareja de isómeros, se obtiene el nebivolol racémico.

El problema de este método es similar al del método anterior, es decir, las condiciones de reacción son duras y la separación de los compuestos intermedios clave necesita cromatografía en columna, por lo tanto es difícil aplicar este método a la producción industrial a gran escala.
(3) Se sintetizan respectivamente el D-nebivolol y L-nebivolol, y el isómero D y el isómero L se mezclan en cantidades iguales para dar el nebivolol racémico. Los métodos para la síntesis de isómeros ópticos de nebivolol incluyen principalmente los siguientes:
Las patentes EP0334429 y US6545040 describen que el ácido cromano-carboxílico se resuelve en el correspondiente ácido S-cromano-carboxílico y ácido R-cromano-carboxílico, y se usa el siguiente procedimiento para sintetizar L-nebivolol,

El método anterior es también un método derivado de la patente EP145067 de Janssen. Aunque se usa un ácido cromano-carboxílico ópticamente puro obtenido por separación quiral, la etapa posterior de formar un epóxido intermedio usando yoduro de trimetilsulfoxonio en presencia de hidruro de sodio todavía produce dos diastereoisómeros en cantidades desiguales, por lo que también se requiere la separación cromatográfica con el fin de obtener dos epóxidos intermedios ópticamente puros.
Las publicaciones (Tetrahedron, 56, 6339-6344, 2000 y Chinese Journal of Organic Chemistry 28, 511-514, 2008) han descrito la síntesis usando 1 -(6-fluoro-benzopiranil)etano-1,2-diol como compuesto intermedio clave, en el que se usa la reacción de epoxidación asimétrica de Sharpless. La ruta sintética es la siguiente

Pero estos métodos tienen rutas sintéticas largas, los compuestos intermedios son aceites, la separación y purificación necesitan cromatografía en columna y los reactivos son caros, por lo que es difícil aplicar los métodos a la producción industrial.
Además, también se requiere la siguiente reacción de múltiples etapas para convertir el 1-[6-fluoro-(2S)-3,4-dihidro-2H-benzopiran-2-il]-(1R)-1,2-diol intermedio en el 1-[6-fluoro-(2R)-3,4-dihidro-2H-benzopiran-2-il]-(1R)-1,2-diol para obtener el SRRR-nebivolol en la configuración deseada:

Las patentes CN1834093A y CN1978442 describen la síntesis usando acetónido de gliceraldehído como materia prima: reacción del acetónido de D-gliceraldehído con 5-fluoro-2-hidroxiacetofenona por condensación de Kabbe y después separación por cromatografía en columna para dar dos isómeros de cromanodiol (S,R) y (R,R).
El SRRR-nebivolol dextrorrotatorio ópticamente activo se puede obtener sulfonilando selectivamente los dos isómeros cromanodioles (S,R) y (R,R) con cloruro de p-toluenosulfonilo, respectivamente, seguido de aminación.
Zhan et a. describieron una síntesis asimétrica particular de compuestos intermedios de nebivolol en el Transaction of Beijing Institute of Technology 2005, 25, 546-550.
Chandrasekhar et al. describieron una síntesis total enantioselectiva específica del agente antihipertensivo (S,R,R,R)-nebivololin en Tetrahedron 2000, 56, páginas 6339 a 6344.
Los documentos WO 2011/098474, US 2011/250454, WO 2008/064827 y CN 102344431 describen procedimientos adicionales para la síntesis de nebivolol y su hidrocloruro.
El documento EP 2236 510 se refiere a un procedimiento específico para preparar una mezcla de configuraciones RRRS y SSSR de ciertos compuestos intermedios de nebivolol, caracterizado por que se selecciona opcionalmente una de las dos formas siguientes:
(1) Al disolvente alcohólico que comprende la mezcla de configuraciones RRRS, SSSR, RRSR y SSRS de ciertos compuestos intermedios de nebivolol, se le añade el disolvente de precipitación; después de calentar, enfriar para precipitar cristales y filtrar, se puede obtener el producto;
(2) La mezcla de configuraciones RRRS, SSSR, RRSR y SSRS de ciertos compuestos intermedios de nebivolol se añade a la mezcla de disolventes de disolvente alcohólico y disolvente de precipitación; después de calentar, enfriar para precipitar cristales y filtrar, se puede obtener el producto.
El documento CN 103 833 717 se refiere a un método sintético de nebivolol que comprende las siguientes etapas: tomando una mezcla de diastereoisómeros de 2-amino-1-(-6-fluoro-2-cromanil)etanol como materia prima inicial, en primer lugar, recristalizar y separar el mezcla de diastereómeros de 2-amino-1-(-6-fluoro-2-cromanil)etanol para obtener respectivamente los correspondientes diastereómeros A y B; llevar a cabo reacciones tales como diazotación, halogenación y ciclación en el diastereómero B para sintetizar un compuesto epoxi; y después, llevar a cabo una reacción en el compuesto epoxi obtenido y el diastereómero A para obtener nebivolol.
El documento CN 102816 141 se refiere a otro método para preparar racemato de nebivolol.
Trost et al. en J. Am. Chem. Soc. 2004, 126, páginas 11966 a 11983 describe la síntesis de cromanos quirales por la alquilación alílica asimétrica catalizada por Pd.
En resumen, de acuerdo con la bibliografía de la técnica anterior hasta la fecha, se puede encontrar que la síntesis de nebivolol todavía tiene muchos defectos técnicos. Por ejemplo, el método de Janssen, aunque tiene una ruta sintética más corta, requiere la separación de dos epóxidos intermedios diastereoméricos por HPLC preparativa, mientras que otros métodos a menudo se enfrentan a más etapas sintéticas y al problema de la separación de isómeros. Por lo tanto, existe la necesidad de desarrollar un nuevo método altamente eficaz y de bajo coste para la preparación de nebivolol y sus isómeros ópticos, que sea coherente con los requisitos de la industrialización.
Contenidos de la invención
A lo largo de la invención, los siguientes términos tienen los significados que se indican a continuación.
El término "alquilo", ya sea que se use solo o en combinación con otros grupos, representa un grupo hidrocarburo saturado monovalente lineal o ramificado que consiste en átomo de carbono y átomo de hidrógeno. "Alquilo C1-6" representa alquilo lineal o ramificado que tiene 1-6 átomos de carbono, tal como metilo, etilo, n-propilo, isopropilo, nbutilo, sec-butilo, terc-butilo y n-hexilo.
El término "alquileno", ya sea que se use solo o en combinación con otros grupos, representa un grupo hidrocarburo saturado divalente lineal o ramificado que consiste en átomo de carbono y átomo de hidrógeno. "Alquileno C1-6” representa alquileno lineal o ramificado que tiene 1-6 átomos de carbono, tal como metileno, etileno y similares. El término "alcoxi", ya sea que se use solo o en combinación con otros grupos, representa el grupo RA-O-, en donde RA representa alquilo como se ha definido antes. "Alcoxi C1-6" representa el grupo RA-O-, donde RA representa alquilo C1-6 como se ha definido antes.
"Halo" o "halógeno" representa flúor, cloro, bromo o yodo.
"Haloalquilo" representa alquilo como se ha definido antes que está sustituido con uno o más halógenos, p. ej., trifluorometilo.
"Nitro" representa -NO2.
"Arilo" representa anillo aromático monocíclico o bicíclico condensado que contiene átomos de carbono. "Arilo C5-10" representa arilo que tiene 5-10 átomos de carbono. Por ejemplo, arilo C5-10 puede ser fenilo o naftilo.
"Arilo sustituido" representa arilo que está sustituido con alquilo, alcoxi, halógeno, haloalquilo o nitro como se ha definido antes.
"Aralquilo" representa alquilo como se ha definido antes que está sustituido con arilo como se ha definido antes. "Aralquilo sustituido" representa aralquilo que está sustituido con alquilo, alcoxi, halógeno, haloalquilo o nitro como se ha definido antes.
"Aralcoxi" representa alcoxi como se ha definido antes que está sustituido con arilo como se ha definido antes.
"Aralcoxi sustituido" representa aralcoxi que está sustituido con alquilo, alcoxi, halógeno, haloalquilo o nitro como se ha definido antes.
En un aspecto, se describe un procedimiento, pero que está cubierto por las reivindicaciones solo en la medida en que el producto cumpla los requisitos de la reivindicación 5, para la preparación de la fórmula III

en donde R es un grupo protector de hidroxi, que se selecciona del grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, alilo, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo sustituido o no sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno,
comprendiendo el procedimiento las siguientes etapas:

etapa a): hacer reaccionar el compuesto de fórmula XIV, en donde R es un grupo protector de hidroxi como se ha descrito antes y X es halógeno, con 3-(silil trisustituido)-prop-2-in-1 -litio para dar el compuesto de fórmula XV, en donde cada uno de R1, R2 y R3 se selecciona independientemente de alquilo o arilo, tal como metilo, terc-butilo o fenilo;
etapa b): eliminar el grupo protector sililo en el extremo del alquinilo en el compuesto de fórmula XV para dar el compuesto de fórmula XVI, en donde R se define como antes;
etapa c): hacer reaccionar el compuesto de fórmula XVI con paraformaldehído en presencia de base o reactivo organometálico para dar el compuesto de fórmula III, en donde R se define como antes; y
opcionalmente etapa d): añadir al compuesto de fórmula III obtenido en la etapa c), disolvente orgánico apolar, tal como n-hexano, n-heptano, éter de petróleo, éter dietílico, éter isopropílico o terc-butil metil éter, o una mezcla de cualesquiera dos o más de ellos, agitar a temperatura baja tal como 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula III como sólido.
En una realización preferida, la reacción de la etapa a) se lleva a cabo en un disolvente orgánico aprótico, tal como metiltetrahidrofurano, tetrahidrofurano, dioxano, éter dietílico, terc-butil metil éter o tolueno, y la temperatura de reacción es de -100°C a 60°C.
En otra realización preferida, la reacción de la etapa b) se lleva a cabo en presencia de una base, ácido o una sal que contiene flúor, preferiblemente en presencia de base, dicha base se selecciona de hidróxido o carbonato de metal alcalino o metal alcalinotérreo, tal como NaOH, KOH, Na2CÜ3, K2CO3 , el disolvente usado en la reacción se selecciona de un disolvente prótico, tal como agua, metanol, etanol o una mezcla de dos o más de ellos, y la temperatura de reacción es de -10o°C a 80°C.
En otra realización preferida, la base en la etapa c) se selecciona de hidruro de metal o base orgánica, tal como NaNH o KNH2 , el reactivo organometálico se selecciona de BuLi, t-BuLi, s-BuLi, LDA o reactivo de Grignard, tal como MeMgX, EtMgX, BuMgX, i-PrMgX, en donde X es Br, I o Cl, el disolvente usado en la reacción es disolvente orgánico aprótico, tal como tetrahidrofurano, metiltetrahidrofurano, tolueno, dioxano, éter dietílico, éter isopropílico, terc-butil metil éter, tolueno o una mezcla de cualesquiera dos o más de ellos, y la temperatura de reacción es de -100°C a 100°C.
En otra realización preferida, el disolvente orgánico en la etapa d) es un disolvente orgánico aprótico, tal como nheptano, n-hexano, éter de petróleo, éter dietílico, éter isopropílico, terc-butil metil éter o una mezcla de cualesquiera dos o más de ellos.
En una realización preferida adicional, la reacción de la etapa a) se lleva a cabo en disolvente orgánico aprótico, tal como metiltetrahidrofurano, tetrahidrofurano, dioxano, éter dietílico, terc-butil metil éter o tolueno;
la reacción de la etapa b) se lleva a cabo en presencia de base, ácido o una sal que contiene flúor, preferiblemente en presencia de base, dicha base se selecciona de hidróxido o carbonato de metal alcalino o metal alcalinotérreo, tal como NaOH, KOH, Na2CÜ3, K2CO3 , el disolvente usado en la reacción se selecciona de disolvente prótico, tal como agua, metanol, etanol o una mezcla de cualesquiera dos o más de ellos; y
la base en la etapa c) se selecciona de hidruro metálico o base orgánica, tal como NaNH2 o KNH2 , el reactivo organometálico se selecciona de BuLi, t-BuLi, s-BuLi, LDA o reactivo de Grignard, tal como MeMgX, EtMgX, BuMgX, i-PrMgX, en donde X es Br, I o CI, el disolvente usado en la reacción es disolvente orgánico aprótico, tal como tetrahidrofurano, metiltetrahidrofurano, tolueno, dioxano, éter dietílico, éter isopropílico, terc-butil metil éter, tolueno o una mezcla de cualesquiera dos o más de ellos.
Un experto en la técnica comprenderá que, en el procedimiento anterior para la preparación del compuesto de fórmula III, el producto de reacción de una cualquiera de la etapa a) a la etapa c) o d) se puede usar como material de partida para llevar a cabo las etapas posteriores descritas antes para preparar el compuesto de fórmula III. Por ejemplo, los compuestos de fórmula (XV) se pueden usar como material de partida para llevar a cabo las etapas b) a c) o d) descritas antes para preparar el compuesto de fórmula III, o los compuestos de fórmula (XVI) se pueden usar como material de partida para llevar a cabo la etapa c) o d) descrita antes para preparar el compuesto de fórmula III.
En otro aspecto, la presente invención proporciona el compuesto de fórmula III,

en donde R es un grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, alilo, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo sustituido o no sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno.
En otro aspecto, la presente invención proporciona un procedimiento para la preparación de nebivolol racémico de fórmula I,
en donde I (S*R*R*R*) representa el racemato, que es una mezcla racémica que consiste en cantidades equimolares de D-nebivolol Ia (SRRR) y su enantiómero L-nebivolol Ib (RSSS) que tiene las siguientes configuraciones;

comprendiendo el procedimiento las siguientes etapas:
1) reducción del compuesto de fórmula III con hidruro metálico compuesto para dar el compuesto de fórmula IV1 en configuración trans;
y opcionalmente la siguiente etapa: añadir al compuesto resultante de fórmula IV1, un disolvente orgánico apolar, tal como n-hexano, n-heptano, éter de petróleo, éter dietílico, éter isopropílico o terc-butil metil éter, o una mezcla de cualesquiera dos o más de ellos, agitando de 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula IV1 como sólido,

en donde R es un grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -ChbAr, en donde Ar es arilo sustituido o no sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno,
2) reducción del compuesto de fórmula III por hidrogenación catalítica selectiva para dar el compuesto de fórmula IV2 en configuración cis
y, opcionalmente, la siguiente etapa: añadir al compuesto de fórmula IV2 resultante, un disolvente orgánico apolar, tal como n-hexano, n-heptano, éter de petróleo, éter dietílico, éter isopropílico o terc-butil metil éter, o una mezcla de cualesquiera dos o más de ellos, agitando de 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula IV2 como sólido,

en donde R se define como en 1) antes,
3) epoxidación del compuesto de fórmula IV1 en configuración trans y el compuesto de fórmula IV2 en configuración cis en presencia de reactivo de epoxidación para dar los epóxidos intermedios V y VI, respectivamente, en donde R se define como antes,
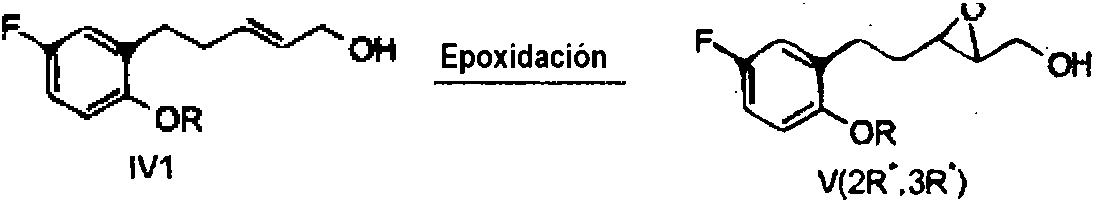
en donde el compuesto V es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Va y el enantiómero Vb, cuya configuración relativa se representa como V (2R*,3R*),
en donde el compuesto VI es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIa y el enantiómero VIb, cuya configuración relativa se representa como VI (2R*,3S*),

4) desprotección del compuesto de fórmula V y el compuesto de fórmula VI, seguido de reacción de ciclación, para dar los compuestos intermedios de fórmula VII (S*/R*) y fórmula VIII (R*/R*), respectivamente, en donde R se define como antes,

en donde VII (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIa (S/R) y el enantiómero VIIb (R/S),

en donde VIII (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIIa (R/R) y el enantiómero VIIIb (S/S),

5) sulfonilación de los compuestos de formula VII y fórmula VIII con haluro de sulfonilo de fórmula M-SO2X (en donde M es alquilo o arilo sustituido o no sustituido, X es halógeno) en presencia de catalizador y base, para dar los compuestos IX (S*/R*) y X (R*/R*), respectivamente,

en donde IX (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula IXa (S/R) y el enantiómero IXb (R/S),

en donde X (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Xa (R/R) y el enantiómero Xb (S/S),
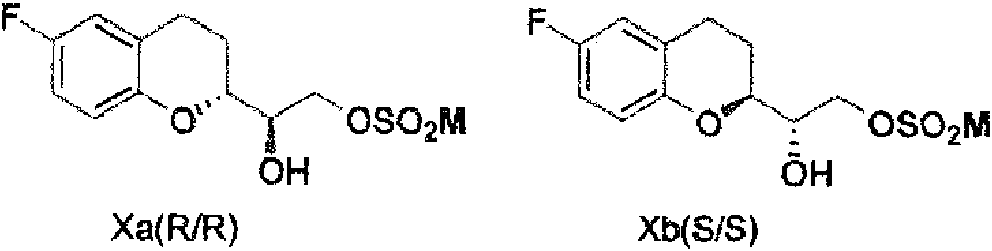
6) hacer reaccionar el compuesto de fórmula IX o X con bencilamina para llevar a cabo la alquilación de la amina, para dar el compuesto correspondiente XI o XII;

en donde XI (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIa (S/R) y el enantiómero XIb (R/S),

en donde XII (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIIa (R/R) y el enantiómero XIIb (S/S),

7) reacción de acoplamiento cruzado de los compuestos intermedios IX (S*/R*) y XII (R*/R*) o los compuestos intermedios X (R*/R*) y XI (S*/R*) en condiciones básicas, para dar los compuestos XIII (S*R*R*R*) y XIII' (S*R*S*S*), en donde la definición de R" es la misma que la definición anterior de M,

en donde XIII (S*R*R*R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIIIa (SRRR) y el enantiómero XIIIb (RSSS),

XIII' (S*R*S*S*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIII'a (SrSs) y el enantiómero XIII'b (RSRR),

8) formación de la sal de una mezcla de los compuestos de formula XIII y fórmula XIII', y purificación por recristalización para eliminar el isómero XIII' (S*R*S*S*), para dar el compuesto intermedio XIII (S*R*R*R*), 9) desprotección del compuesto intermedio XIII (S*R*R*R*) para dar el nebivolol de formula I racémico

en donde I (S*R*R*R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Ia (SRRR) y el enantiómero Ib (RSSS).
En una realización, en la etapa 1), el hidruro metálico compuesto usado como agente de reducción es LiAlH4 o dihidruro de bis(2-metoxietoxi)aluminio y sodio, el disolvente usado en la reacción es un disolvente orgánico aprótico, tal como tetrahidrofurano, metiltetrahidrofurano, tolueno, dioxano, éter dietílico, éter isopropílico, terc-butil metil éter, tolueno o una mezcla de dos o más de ellos, y la temperatura de reacción es de -100°C a 602C.
En una realización, en la etapa 2), el catalizador usado en la hidrogenación catalítica selectiva se selecciona de catalizador de Lindlar o catalizador de boruro de níquel/etilendiamina P-2.
En una realización, en la etapa 3), la epoxidación del compuesto de fórmula IV1 en configuración trans o el compuesto de fórmula IV2 en configuración cis se puede llevar a cabo usando los métodos de epoxidación habitualmente usados en la técnica, por ejemplo, el reactivo de epoxidación que se puede usar en la reacción se selecciona de peroxiácido orgánico, tal como MCPBA, ácido trifluoroperacético, dimetildioxirano (DMDO), una mezcla de peróxido de hidrógeno y ácido acético, y una mezcla de VO(acac)2 e hidroperóxido de terc-butilo, y el sistema de piridina-H2O2 en presencia
de una cantidad catalítica de trióxido de metilrenio (MTO), el disolvente de la reacción es un disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, tetrahidrofurano, tolueno o una mezcla de cualesquiera dos o más de ellos, y la temperatura de reacción es de -502C a 502C.
En una realización, en la etapa 4), la desprotección se puede llevar a cabo por métodos convencionales en el campo de la química orgánica para eliminar el grupo protector de hidroxi, por ejemplo, por hidrogenolisis en presencia de catalizador para eliminar el grupo protector bencilo, y la ciclación se lleva a cabo en presencia de base; el catalizador utilizado en la hidrogenolisis es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd; la base usada en la ciclación se selecciona de hidróxido o carbonato de metal alcalino y metal alcalinotérreo, alcóxido o base orgánica, tal como NaOH, KOH, K2CO3 , NaOMe, DBU; o la desprotección y la ciclación se llevan a cabo mediante hidrogenolisis usando Pd/C como catalizador en condiciones básicas para eliminar simultáneamente el grupo protector bencilo y realizar la ciclación, para dar directamente el producto de ciclación.
En una realización, en la etapa 5), el haluro de sulfonilo usado en la sulfonilación puede ser cloruro de arilsulfonilo o cloruro de arilsulfonilo sustituido o cloruro de alquilsulfonilo, tal como cloruro de p-toluenosulfonilo, cloruro de fenilsulfonilo, cloruro de p-halofenilsulfonilo, cloruro de p-nitrofenilsulfonilo, cloruro de o-nitrofenilsulfonilo o cloruro de metilsulfonilo; no se usa catalizador o se usa una cantidad adecuada de catalizador de acilación en la reacción, y el catalizador puede ser óxidos de dialquilestaño, DMAP, tales como óxido de dibutilestaño y 2,2-dibutil-1,3,2-dioxaestannolano; la base usada en la reacción puede ser una base orgánica convencional, tal como piridina, amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es un disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos, y la temperatura de reacción es de -50°C a 502C.
En una realización, en la etapa 6), la alquilación de la amina se lleva a cabo por la reacción de bencilamina con el sulfonato correspondiente, y la relación molar de la bencilamina usada y el correspondiente sustrato de sulfonato es de 1/1 a 10/1, el disolvente en la reacción es un disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA o una mezcla de dos o más de ellos, y la temperatura de reacción es de -25°C a 150°C.
En una realización, en la etapa 7), la base usada en la reacción de acoplamiento cruzado se puede seleccionar de base inorgánica, tal como K2CO3 , Na2CO3, o amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico prótico, tal como etanol, propanol, isopropanol, o disolvente orgánico polar aprótico, tal como acetona, butanona, tolueno, tetrahidrofurano, dimetilformamida, o una mezcla de cualesquiera dos o más de estos disolventes, y la temperatura de reacción es de -25°C a 150°C.
En una realización, en la etapa 9), el catalizador usado en la reacción de desprotección es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCh, Pd; el disolvente en la reacción es alcohol o éster o éter, o una mezcla de cualesquiera dos o más de estos disolventes, tal como metanol o etanol.
En una realización preferida, en la etapa 1), el hidruro de metal compuesto usado como agente de reducción es LiAlH4 o dihidruro de bis(2-metoxietoxi)aluminio y sodio, el disolvente usado en la reacción es disolvente orgánico aprótico, tal como metiltetrahidrofurano, tetrahidrofurano, metiltetrahidrofurano, tolueno, dioxano, éter dietílico, éter isopropílico, terc-butil metil éter, tolueno, o una mezcla de cualesquiera dos o más de estos;
en la etapa 2), el catalizador usado en la hidrogenación catalítica selectiva se selecciona de catalizador de Lindlar o catalizador de boruro de níquel/etilendiamina P-2;
en la etapa 3), la epoxidación del compuesto de fórmula IV1 en configuración trans o el compuesto de fórmula IV2 en configuración cis se puede llevar a cabo usando los métodos de epoxidación usados habitualmente en la técnica, por ejemplo, el reactivo de epoxidación que se puede usar en la reacción se selecciona de peroxiácido orgánico, tal como MCPBA, ácido trifluoroperacético, dimetildioxirano (DMDO), una mezcla de peróxido de hidrógeno y ácido acético, y una mezcla de VO(acac)2 e hidroperóxido de terc-butilo, y el sistema de piridina-H2O2 en presencia de una cantidad catalítica de trióxido de metilrenio (MTO), y el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, tolueno, o una mezcla de cualesquiera dos o más de estos;
en la etapa 4), la desprotección se puede llevar a cabo por métodos convencionales en el campo de la química orgánica para eliminar el grupo protector de hidroxi, por ejemplo, por hidrogenolisis en presencia de catalizador para eliminar el grupo protector bencilo, y la ciclación se lleva a cabo en presencia de base; el catalizador usado en la hidrogenolisis es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd; la base usada en la ciclación se selecciona de hidróxido o carbonato de metal alcalino y metal alcalinotérreo, alcóxido, o base orgánica, tal como NaOH, KOH, K2CO3 , NaOMe, DBU; o la desprotección y la ciclación se llevan a cabo por hidrogenolisis usando Pd/C como catalizador en condiciones básicas para eliminar simultáneamente el grupo protector bencilo y llevar a cabo la ciclación, para dar directamente el producto de ciclación;
en la etapa 5), el haluro de sulfonilo usado en la sulfonilación puede ser cloruro de arilsulfonilo o cloruro de arilsulfonilo sustituido o cloruro de alquilsulfonilo, tal como cloruro de p-toluenosulfonilo, cloruro de fenilsulfonilo,
cloruro de p-halofenilsulfonilo, cloruro de p-nitrofenilsulfonilo o cloruro de o-nitrofenilsulfonilo o cloruro de metilsulfonilo; no se usa catalizador o se usa una cantidad adecuada de catalizador de acilación en la reacción, y el catalizador puede ser óxidos de dialquilestaño, DMAP, tal como óxido de dibutilestaño y 2,2-dibutil-1,3,2-dioxaestannolano; la base usada en la reacción puede ser base orgánica convencional, tal como piridina, amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, tetrahidrofurano, metiltetrahidrofurano, piridina, tolueno, acetonitrilo, acetato de etilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos;
en la etapa 6), la alquilación de la amina se lleva a cabo por reacción de bencilamina con el correspondiente sulfonato, el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos;
en la etapa 7), la base usada en la reacción de acoplamiento cruzado se puede seleccionar de base inorgánica, tal como K2CO3 , Na2CO3, o amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico prótico, tal como etanol, propanol, isopropanol, o disolvente orgánico polar aprótico, tal como acetona, butanona, tolueno, tetrahidrofurano, dimetilformamida, o una mezcla de cualesquiera dos o más de estos disolventes; y
en la etapa 9), el catalizador usado en la reacción de desprotección es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd, el disolvente en la reacción es alcohol, éster o éter, o una mezcla de cualesquiera dos o más de estos disolventes, tal como metanol o etanol.
Un experto en la técnica entenderá que en el procedimiento anterior para preparar el compuesto de fórmula I, el producto de reacción de una cualquiera de la etapa 1) a etapa 9) se puede usar como material de partida para llevar a cabo etapas posteriores descritas antes para preparar el compuesto de fórmula I. Por ejemplo, los compuestos de fórmula IV1 y fórmula IV2 se pueden usar como materiales de partida para llevar a cabo las etapas 2) a 9) descritas antes para obtener el nebivolol de fórmula I, o se pueden usar los compuestos de fórmula IX y fórmula XII como materiales de partida para llevar a cabo las etapas 7) a 9) descritas antes para obtener el nebivolol de fórmula I racémico.
En otro aspecto, se describe un procedimiento, pero que está cubierto por las presentes reivindicaciones solo en la medida en que el producto cumple los requisitos de la reivindicación 5, para la preparación de la fórmula IV1,

en donde R es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno,
comprendiendo el procedimiento las siguientes etapas:
reducción del compuesto de fórmula III con hidruro de metal compuesto para dar el compuesto de fórmula IVI, y opcionalmente la siguiente etapa: adición al compuesto resultante de fórmula IV1, de disolvente orgánico no polar, tal como n-hexano, n-heptano, éter de petróleo, éter dietílico, éter isopropílico o terc-butil metil éter, o una mezcla de cualesquiera dos o más de estos, agitación a baja temperatura tal como de 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula IV1 en forma de sólido,

en donde R se define como antes.
En una realización preferida, en el procedimiento anterior el hidruro de metal compuesto usado como agente de reducción es LiAlH4 o dihidruro de bis(2-metoxietoxi)aluminio y sodio, el disolvente usado en la reacción es disolvente orgánico aprótico, tal como tetrahidrofurano, metiltetrahidrofurano, tolueno, dioxano, éter dietílico, éter isopropílico, terc-butil metil éter, tolueno, o una mezcla de cualesquiera dos o más de estos.
En otro aspecto, se describe un procedimiento, pero que está cubierto por las presentes reivindicaciones solo en la medida en que el producto cumple los requisitos de la reivindicación 5, para la preparación de la fórmula IV2,
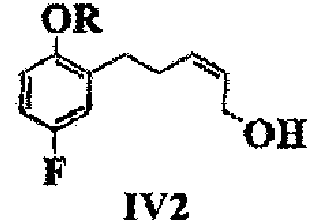
en donde R es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno,
comprendiendo el procedimiento las siguientes etapas:
reducción del compuesto de fórmula III por hidrogenación catalítica selectiva para dar el compuesto de fórmula IV2 en configuración cis, y opcionalmente la siguiente etapa: adición al compuesto resultante de fórmula IV2 de disolvente orgánico no polar, tal como n-hexano, n-heptano, éter de petróleo, éter dietílico, éter isopropílico o tercbutil metil éter, o una mezcla de cualesquiera dos o más de estos, agitación a baja temperatura tal como de 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula IV2 en forma de sólido,

en donde R se define como antes.
En una realización preferida, en el procedimiento anterior, el catalizador usado en la hidrogenación catalítica selectiva se selecciona de catalizador de Lindlar o catalizador de boruro de níquel/etilendiamina P-2.
En otro aspecto, la presente invención proporciona un procedimiento para preparar el compuesto de fórmula VII (S*/R*),

en donde VII (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIa (S/R) y el enantiómero VIIb (R/S),

comprendiendo el procedimiento las siguientes etapas:
3) epoxidación del compuesto de fórmula IV1 en configuración trans en presencia de reactivo de epoxidación para dar el epóxido intermedio V,

en donde R es grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno, pero el R mostrado en las siguientes fórmulas se representa por bencilo (Bn) como un ejemplo,

en donde el compuesto V es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Va y el enantiómero Vb, cuya configuración relativa se representa como V (2R*,3R*)

4) desprotección del compuesto de fórmula V (2R*,3R*), seguido de reacción de ciclación, para dar los compuestos intermedios de fórmula VII (S*/R*), en donde R se define como antes, pero el R mostrado en las siguientes fórmulas se representa por bencilo (Bn) como un ejemplo,

en donde VII (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIa (S/R) y el enantiómero VIIb (R/S),

En una realización preferida, las condiciones de reacción, disolvente y similares en las etapas 3) y 4) son como se han descrito antes.
En otro aspecto, la presente invención proporciona un procedimiento para preparar el compuesto de fórmula VIII (R*/R*),

en donde VIII (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIIa (R/R) y el enantiómero VIIIb (S/S),

comprendiendo el procedimiento las siguientes etapas:
3) epoxidación del compuesto de fórmula IV2 en configuración cis en presencia de reactivo de epoxidación para dar el epóxido intermedio VI,

en donde R es grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno, pero el R mostrado en las siguientes fórmulas se representa por bencilo (Bn) como un ejemplo,

en donde el compuesto VI es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Via y el enantiómero VIb, cuya configuración relativa se representa como VI (2R*,3S*)

4) desprotección del compuesto de fórmula VI (2R*,3S*), seguido de reacción de ciclación, para dar los compuestos intermedios de fórmula VIII (R*/R*), en donde R se define como antes, pero el R mostrado en las siguientes fórmulas se representa por bencilo (Bn) como un ejemplo,

en donde VIII (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIIa (R/R) y el enantiómero VIIIb (S/S),

En una realización preferida, las condiciones de reacción, disolvente y similares en las etapas 3) y 4) son como se han descrito antes.
En otro aspecto, la presente invención proporciona un procedimiento para preparar el nebivolol de fórmula I racémico,

en donde I (S*R*R*R*) representa el racemato, que es una mezcla racémica que consiste en cantidades equimolares
de D-Nebivolol la (SRRR) y su enantiómero el L-Nebivolol Ib (RSSS) que tiene las siguientes configuraciones;

comprendiendo el procedimiento las siguientes etapas de a) a c) o d) y etapas 1) a 9)

etapa a): hacer reaccionar el compuesto de fórmula XIV con 3-(tri-sustituido-silil)-prop-2-ino-1 -litio para dar el compuesto de fórmula XV, en donde cada uno de R1, R2 y R3 se selecciona independientemente de alquilo o arilo, tal como metilo, terc-butilo o fenilo; R es grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno, y X es halógeno;
etapa b): eliminar el grupo protector sililo en el extremo del alquinilo en el compuesto de fórmula XV para dar el compuesto de fórmula XVI, en donde R se define como antes;
etapa c): hacer reaccionar el compuesto de fórmula XVI con paraformaldehído en presencia de base o reactivo organometálico para dar el compuesto de fórmula III, en donde R se define como antes; ; y
opcionalmente etapa d): añadir al compuesto de fórmula III obtenido por la etapa c), disolvente orgánico no polar, tal como n-hexano, n-heptano, éter de petróleo, éter dietílico, éter isopropílico o terc-butil metil éter, o una mezcla de cualesquiera dos o más de estos, agitando de 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula III en forma de sólido;
etapa 1): reducción del compuesto de fórmula III con hidruro de metal compuesto para dar el compuesto de fórmula IV1 en configuración trans, y opcionalmente la siguiente etapa: adición al compuesto resultante de fórmula IV1, de disolvente orgánico no polar, tal como n-hexano, n-heptano, éter de petróleo, éter dietílico, éter isopropílico o tercbutil metil éter, o una mezcla de cualesquiera dos o más de estos, agitación de 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula IV1 en forma de sólido,

en donde R se define como antes,
etapa 2): reducción del compuesto de fórmula III por hidrogenación catalítica selectiva para dar el compuesto de fórmula IV2 en configuración cis, y opcionalmente la siguiente etapa: adición al compuesto resultante de fórmula IV2, de disolvente orgánico no polar, tal como n-hexano, n-heptano, éter de petróleo, éter dietílico, éter isopropílico
o terc-butil metil éter, o una mezcla de cualesquiera dos o más de estos, agitación de 0°C a -202C, seguido de cristalización y filtración, para dar el compuesto de fórmula IV2 en forma de sólido,

en donde R se define como antes,
etapa 3): epoxidación del compuesto de fórmula IV1 en configuración trans y el compuesto de fórmula IV2 en configuración cis en presencia de reactivo de epoxidación para dar los epóxidos intermedios V y VI, respectivamente, en donde R se define como antes,
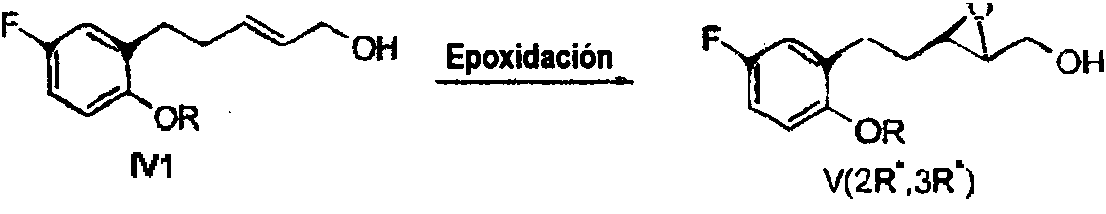
en donde el compuesto V es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Va y el enantiómero Vb, cuya configuración relativa se representa como V (2R*,3R*)

en donde el compuesto VI es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIa y el enantiómero VIb, cuya configuración relativa se representa como VI (2R*,3S*)

Vla(2R,3S) Vlb(2S,3R)
etapa 4): desprotección del compuesto de fórmula V y el compuesto de fórmula VI, seguido de reacción de ciclación, para dar los compuestos intermedios de fórmula VII (S*/R*) y fórmula VIII (R*/R*), respectivamente, en donde R se define como antes,

en donde VII (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIa (S/R) y el enantiómero VI Ib (R/S),

VIIa (S/R) Vllb(R/S>

en donde VIII (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIIa (R/R) y el enantiómero VIIIb (S/S),

etapa 5): sulfonilación de los compuestos de fórmula VII y fórmula VIII con haluro de sulfonilo de fórmula M-SO2X (en donde M es alquilo o arilo sustituido o no sustituido, X es halógeno) en presencia de catalizador y base, para dar los compuestos IX (S*/R*) y X (R*/R*), respectivamente,

en donde IX (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula IXa (S/R) y el enantiómero IXb (R/S),

en donde X (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Xa (R/R) y el enantiómero Xb (S/S),

etapa 6): hacer reaccionar el compuesto de fórmula IX o X con bencilamina para llevar a cabo la alquilación de amina, para dar el compuesto correspondiente XI o XII;

en donde XI (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIa (S/R) y el enantiómero XIb (R/S),

en donde XII (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIIa (R/R) y el enantiómero XIIb (S/S)

etapa 7): reacción de acoplamiento cruzado de los compuestos intermedios IX (S*/R*) y XII (R*/R*) o los compuestos intermedios X (R*/R*) y XI (S*/R*) en condiciones básicas, para dar los compuestos XIII (S*R*R*R*) y XIII' (S*R*S*S*), en donde la definición de R" es la misma que la definición anterior de M,

en donde XIII (S*R*R*R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIIIa (SRRR) y el enantiómero XIIIb (RSSS),

XIII' (S*R*S*S*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIII'a (Sr Ss ) y el enantiómero XIII'b (RSRR),

etapa 8): Formación de la sal de una mezcla de los compuestos de fórmula XIII y fórmula XIII', y purificación por recristalización para eliminar el isómero XIII' (S*R*S*S*), para dar el compuesto intermedio XIII (S*R*R*R*),
etapa 9): desprotección del compuesto intermedio XIII para dar el nebivolol de fórmula I racémico

en donde I (S*R*R*R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Ia (SRRR) y el enantiómero Ib (RSSS).
En relación con este procedimiento para preparar el compuesto de fórmula I, las condiciones de reacción, disolventes, reactivos usados en las etapas a) a c) y etapas 1) a 9) son como se han descrito antes.
En una realización preferida adicional, en la etapa a), la reacción se lleva a cabo en disolvente orgánico aprótico, tal como metiltetrahidrofurano, tetrahidrofurano, dioxano, éter dietílico, terc-butil metil éter o tolueno;
en la etapa b), la reacción se lleva a cabo en presencia de base, ácido o una sal que contiene flúor, preferiblemente en presencia de base, dicha base se selecciona de hidróxido o carbonato de metal alcalino o metal alcalinotérreo, tal como NaOH, KOH, Na2CO3, K2CO3 , el disolvente usado en la reacción se selecciona de disolvente prótico, tal como agua, metanol, etanol, o una mezcla de cualesquiera dos o más de estos;
en la etapa c), la base se selecciona de hidruro de metal o base orgánica, tal como NaNH2 o KNH2 , el reactivo organometálico se selecciona de BuLi, t-BuLi, s-BuLi, LDA o reactivo de Grignard, tal como MeMgX, EtMgX, BuMgX, i-PrMgX, en donde X es Br, I o Cl, el disolvente usado en la reacción es disolvente orgánico aprótico, tal como tetrahidrofurano, metiltetrahidrofurano, tolueno, dioxano, éter dietílico, éter isopropílico, terc-butil metil éter, tolueno, o una mezcla de cualesquiera dos o más de estos;
en la etapa 1), el hidruro de metal compuesto usado como agente de reducción es LiAlH4 o dihidruro de bis(2-metoxietoxi)aluminio y sodio, el disolvente usado en la reacción es disolvente orgánico aprótico, tal como tetrahidrofurano, metiltetrahidrofurano, tolueno, dioxano, éter dietílico, éter isopropílico, terc-butil metil éter, tolueno, o una mezcla de cualesquiera dos o más de estos;
en la etapa 2), el catalizador usado en la hidrogenación catalítica selectiva se selecciona de catalizador de Lindlar o catalizador de boruro de níquel/etilendiamina P-2;
en la etapa 3), la epoxidación del compuesto de fórmula IV1 en configuración trans o el compuesto de fórmula IV2 en configuración cis se puede llevar a cabo usando métodos de epoxidación usados habitualmente en la técnica, por ejemplo, el reactivo de epoxidación que se puede usar en la reacción se selecciona de peroxiácido orgánico, tal como MCPBA, ácido trifluoroperacético, dimetildioxirano (DMDO), una mezcla de peróxido de hidrógeno y ácido acético, y una mezcla de VO(acac)2 e hidroperóxido de terc-butilo, y el sistema de piridina-H2O2 en presencia de una cantidad catalítica de trióxido de metilrenio (MTO), y el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, tetrahidrofurano, tolueno, o una mezcla de cualesquiera dos o más de estos;
en la etapa 4), la desprotección se puede llevar a cabo por los métodos convencionales en el campo de la química orgánica para eliminar el grupo protector de hidroxi, por ejemplo, por hidrogenolisis en presencia de catalizador para eliminar el grupo protector bencilo, y la ciclación se lleva a cabo en presencia de base; el catalizador usado en la hidrogenolisis es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd; la base usada en la ciclación se selecciona de hidróxido o carbonato de metal alcalino o metal alcalinotérreo, alcóxido, o base orgánica, tal como NaOH, KOH, K2CO3 , NaOMe, DBU; o la desprotección y la ciclación se llevan a cabo por hidrogenolisis usando Pd/C como catalizador en condiciones básicas para eliminar simultáneamente el grupo protector bencilo y llevar a cabo la ciclación, para dar directamente el producto de ciclación;
en la etapa 5), el haluro de sulfonilo usado en la sulfonilación puede ser cloruro de arilsulfonilo o cloruro de arilsulfonilo sustituido o cloruro de alquilsulfonilo, tal como cloruro de p-toluenosulfonilo, cloruro de fenilsulfonilo, cloruro de p-halofenilsulfonilo, cloruro de p-nitrofenilsulfonilo, cloruro de o-nitrofenilsulfonilo o cloruro de metilsulfonilo; no se usa catalizador o se usa una cantidad adecuada de catalizador de ciclación en la reacción, y el catalizador puede ser óxidos de dialquilestaño, DMAP, tal como óxido de dibutilestaño y 2,2-dibutil-1,3,2-dioxaestannolano; la base usada en la reacción puede ser una base orgánica convencional, tal como piridina, amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos;
en la etapa 6), la alquilación de la amina se lleva a cabo por reacción de bencilamina con el correspondiente
sulfonato, el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos;
en la etapa 7), la base usada en la reacción de acoplamiento cruzado se puede seleccionar de base inorgánica, tal como K2CO3 , Na2CO3, o amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico prótico, tal como etanol, propanol, isopropanol, o disolvente orgánico polar aprótico, tal como acetona, butanona, tolueno, tetrahidrofurano, dimetilformamida, o una mezcla de cualesquiera dos o más de estos disolventes; y
en la etapa 9), el catalizador usado en la reacción de desprotección es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd, el disolvente en la reacción es alcohol, éster o éter, o una mezcla de cualesquiera dos o más de estos disolventes, tal como metanol o etanol.
Un experto en la técnica entenderá que, en el procedimiento anterior para preparar el compuesto de fórmula I, el producto de reacción de una cualquiera de la etapa a) a etapa 9) se puede usar como material de partida para llevar a cabo etapas posteriores descritas antes para preparar el compuesto de fórmula I. Por ejemplo, los compuestos de fórmula XV se pueden usar como material de partida para llevar a cabo las etapas b) a 9) descritas antes, o los compuestos de fórmula XVI se pueden usar como material de partida para llevar a cabo las etapas c) a 9) descritas antes, para obtener el nebivolol de fórmula I racémico.
En otro aspecto, la presente invención proporciona un procedimiento para preparar D-nebivolol (fórmula la),

comprendiendo el procedimiento las siguientes etapas:
3') epoxidación asimétrica del compuesto de fórmula IV1 y el compuesto de fórmula IV2 para dar los compuestos intermedios Va y VIa, respectivamente, en donde R es un grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno;

4') desprotección de los compuestos intermedios Va y VIa, seguido de ciclación, para dar los compuestos intermedios VIIa y VIIIa, respectivamente, en donde R se define como antes,

5') sulfonación de los compuestos intermedios VIIa y VIIIa con haluro de sulfonilo de fórmula M-SO2X (en donde M
es alquilo o arilo sustituido o no sustituido, X es halógeno) en presencia de catalizador y base, para dar los compuestos intermedios IXa y Xa

6') hacer reaccionar el compuesto intermedio IXa o el compuesto intermedio Xa con bencilamina para llevar a cabo la alquilación de la amina, para dar el compuesto correspondiente XIa o XIIa;

7') reacción de acoplamiento cruzado de los compuestos intermedios IXa y XIIa o los compuestos intermedios Xa y XIa en condiciones básicas, para dar los compuestos intermedios XIIIa, en donde la definición de Ar' es la misma que la definición anterior de M,

y opcionalmente convertir el compuesto intermedio XIIIa en el hidrocloruro del mismo,
8') desprotección del compuesto intermedio XIIIa para dar el D-nebivolol (fórmula Ia),

o convertir el hidrocloruro del compuesto intermedio XlIIa en el compuesto intermedio XlIIa en forma libre por neutralización con base, seguido de desprotección para dar el D-nebivolol (fórmula la).
En otro aspecto, la presente invención proporciona un procedimiento para preparar el L-nebivolol (fórmula Ib),

comprendiendo el procedimiento las siguientes etapas:
3") epoxidación asimétrica del compuesto de fórmula IV1 y el compuesto de fórmula IV2 para dar los compuestos intermedios Vb y VIb, respectivamente, en donde R es un grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno,

4") desprotección de los compuestos intermedios Vb y VIb, seguido de ciclación, para dar los compuestos intermedios VIIb y VIIIb, en donde R se define como antes,

5") sulfonación de los compuestos intermedios VIIb y VIIIb con haluro de sulfonilo de fórmula M-SO2X (en donde M es alquilo o arilo sustituido o no sustituido, X es halógeno) en presencia de catalizador y base, para dar los compuestos intermedios IXb y Xb,
6") hacer reaccionar el compuesto intermedio IXb o el compuesto intermedio Xb con bencilamina para llevar a cabo la alquilación de la amina, para dar los compuestos intermedios XIb o XIIb

7") reacción de acoplamiento cruzado de los compuestos intermedios IXb y XIIb o los compuestos intermedios Xb y XIb en condiciones básicas, para dar los compuestos intermedios XIIIb, en donde la definición de Ar' es la misma que la definición anterior de M,

y opcionalmente convertir el compuesto intermedio XIIIb en el hidrocloruro del mismo,
8") desprotección del compuesto intermedio XIIIb para dar el L-nebivolol (fórmula Ib),

o convertir el hidrocloruro del compuesto intermedio XIIIb en el compuesto intermedio XIIIb en forma libre por neutralización con base, seguido de desprotección para dar el L-nebivolol (fórmula Ib).
En una realización de preparación del compuesto de fórmula la, en la etapa 3'), se usa la epoxidación asimétrica de Sharpless, y el catalizador quiral usado en la reacción es D-(-)-tartrato de dietilo o D-(-)-tartrato de diisopropilo, el reactivo en la reacción es tetraisopropóxido de titanio, hidroperóxido de terc-butilo o hidroperóxido de cumeno, el disolvente en la reacción es dicloruro de metileno, se añaden tamices moleculares 3A o 4A al sistema de reacción, y la temperatura de reacción es de -45°C a 50°C.
En una realización de preparación del compuesto de fórmula Ib, en la etapa 3"), se usa la epoxidación asimétrica de Sharpless, y el catalizador quiral usado en la reacción es L-(+)-tartrato de dietilo o L-(+)-tartrato de diisopropilo, el reactivo en la reacción es tetraisopropóxido de titanio, hidroperóxido de terc-butilo o hidroperóxido de cumeno, el disolvente en la reacción es dicloruro de metileno, se añaden tamices moleculares 3A o 4A al sistema de reacción, y la temperatura de reacción es de -45°C a 50°C.
En el procedimiento para preparar el compuesto de fórmula la o Ib, en la etapa 4') o etapa 4"), la desprotección se puede llevar a cabo por métodos convencionales en el campo de la química orgánica para eliminar el grupo protector de hidroxi, por ejemplo, por hidrogenolisis en presencia de catalizador para eliminar el grupo protector bencilo, y la ciclación se lleva a cabo en presencia de base; el catalizador usado en la hidrogenolisis es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd; la base usada en la ciclación se selecciona de hidróxido o carbonato de metal alcalino o metal alcalinotérreo, alcóxido, o base heterocíclica orgánica, tal como NaOH, KOH, K2CO3 , NaOMe, DBU; o la desprotección y la ciclación se llevan a cabo por hidrogenolisis usando Pd/C como catalizador en condiciones básicas para eliminar simultáneamente el grupo protector bencilo y llevar a cabo la ciclación, para dar directamente el producto de ciclación.
En el procedimiento para preparar el compuesto de fórmula Ia o Ib, en la etapa 5') o etapa 5"), el haluro de sulfonilo usado en la sulfonilación puede ser cloruro de arilsulfonilo o cloruro de arilsulfonilo sustituido o cloruro de alquilsulfonilo, tal como cloruro de p-toluenosulfonilo, cloruro de fenilsulfonilo, cloruro de p-halofenilsulfonilo, cloruro de pnitrofenilsulfonilo, cloruro de o-nitrofenilsulfonilo o cloruro de metilsulfonilo; no se usa catalizador o se usa un catalizador de acilación en la reacción, y el catalizador usado puede ser óxidos de dialquilestaño, DMAP, tal como óxido de dibutilestaño y 2,2-dibutil-1,3,2-dioxastannolano; la base usada en la reacción puede ser una base orgánica convencional, tal como piridina, amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos, y la temperatura de reacción es de -5 a 50°C.
En el procedimiento para preparar el compuesto de fórmula la o Ib, en la etapa 6') o etapa 6"), la alquilación de la amina se lleva a cabo por reacción de bencilamina con el correspondiente sulfonato, el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos, y la temperatura de reacción es de -25°C a 150°C.
En el procedimiento para preparar el compuesto de fórmula Ia o Ib, en la etapa 7') o etapa 7"), la base usada en la reacción de acoplamiento cruzado se puede seleccionar de base inorgánica, tal como K2CO3 , Na2CO3, o amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico prótico, tal como etanol, propanol, isopropanol, o disolvente orgánico polar aprótico, tal como acetona, butanona, tolueno, tetrahidrofurano, dimetilformamida, o una mezcla de cualesquiera dos o más de estos disolventes, y la temperatura de reacción es de -25°C a 150°C.
En el procedimiento para preparar el compuesto de fórmula Ia o Ib, en la etapa 8') o etapa 8"), el catalizador usado en la reacción de desprotección es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd, el disolvente en la reacción es alcohol, éster o éter, o una mezcla de cualesquiera dos o más de estos disolventes, tal como metanol o etanol.
En una realización, la etapa de conversión del compuesto intermedio XIIIa o el compuesto intermedio XIIIb en el hidrocloruro del mismo se lleva a cabo por adición de ácido clorhídrico al compuesto intermedio, tal como ácido clorhídrico I N, seguido de cristalización y filtración para dar el hidrocloruro en forma de sólido.
En una realización preferida para preparar el compuesto de fórmula Ia o fórmula Ib, en la etapa 4') o etapa 4"), la desprotección se puede llevar a cabo por métodos convencionales en el campo de la química orgánica para eliminar el grupo protector de hidroxi, por ejemplo, por hidrogenolisis en presencia de catalizador para eliminar el grupo protector bencilo, y la ciclación se lleva a cabo en presencia de base; el catalizador usado en la hidrogenolisis es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd; la base usada en la ciclación se selecciona de hidróxido o carbonato de metal alcalino o metal alcalinotérreo, alcóxido, o base heterocíclica orgánica, tal como NaOH, KOH, K2CO3 , NaOMe, DBU; o la desprotección y la ciclación se llevan a cabo por hidrogenolisis usando Pd/C como catalizador en condiciones básicas para eliminar simultáneamente el grupo protector bencilo y llevar a cabo la ciclación, para dar directamente el producto de ciclación;
en la etapa 5') o etapa 5"), el haluro de sulfonilo usado en la sulfonilación puede ser cloruro de arilsulfonilo o cloruro de arilsulfonilo sustituido o cloruro de alquilsulfonilo, tal como cloruro de p-toluenosulfonilo, cloruro de fenilsulfonilo, cloruro de p-halofenilsulfonilo, cloruro de p-nitrofenilsulfonilo, cloruro de o-nitrofenilsulfonilo o cloruro de metilsulfonilo; y el catalizador usado en la reacción puede ser óxidos de dialquilestaño, DMAP, tal como óxido dibutilestaño y 2,2-dibutil-1,3,2-dioxaestannolano; la base usada en la reacción puede ser una base orgánica convencional, tal como piridina, amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos;
en la etapa 6') o etapa 6"), la alquilación de la amina se lleva a cabo por reacción de bencilamina con el correspondiente sulfonato, el disolvente en la reacción es disolvente orgánico aprótico, tal como dicloruro de metileno, cloroformo, metiltetrahidrofurano, tetrahidrofurano, piridina, tolueno, acetato de etilo, acetonitrilo, DMF, DMA, o una mezcla de cualesquiera dos o más de estos;
en la etapa 7') o etapa 7"), la base usada en la reacción de acoplamiento cruzado se puede seleccionar de base inorgánica, tal como K2CO3 , Na2CO3, o amina terciaria orgánica, tal como trietilamina o diisopropiletilamina, el disolvente en la reacción es disolvente orgánico prótico, tal como etanol, propanol, isopropanol, o disolvente orgánico polar aprótico, tal como acetona, butanona, tolueno, tetrahidrofurano, dimetilformamida, o una mezcla de cualesquiera dos o más de estos disolventes;
en la etapa 8') o etapa 8"), el catalizador usado en la reacción de desprotección es catalizador de Pd, tal como Pd/C, Pd(OH)2 , Pd(OAc)2 , PdCl2 , Pd, el disolvente en la reacción es alcohol, éster o éter, o una mezcla de cualesquiera dos o más de estos disolventes, tal como metanol o etanol.
En una realización, la etapa de conversión del compuesto intermedio XIIa o el compuesto intermedio XIIIb en el hidrocloruro del mismo se lleva a cabo por adición de ácido clorhídrico al compuesto intermedio, tal como ácido clorhídrico I N, seguido de cristalización y filtración para dar el hidrocloruro en forma de sólido.
Un experto en la técnica entenderá que, en el procedimiento anterior para preparar el compuesto de fórmula Ia o fórmula Ib, el producto de reacción de una cualquiera de las etapas anteriores se puede usar como material de partida para llevar a cabo las etapas posteriores descritas antes para preparar el compuesto de fórmula Ia o fórmula Ib. Por ejemplo, los compuestos de fórmula IXa y fórmula XIIa se pueden usar como materiales de partida para llevar a cabo las etapas 7') a 8') descritas antes para obtener el D-nebivolol de fórmula la, o los compuestos de fórmula IXb y fórmula XIIb se pueden usar como materiales de partida para llevar a cabo las etapas 7") a 8") descritas antes para obtener el L-nebivolol de fórmula Ib.
Aunque no se reivindica en el presente documento como un producto, se describe en el presente documento una mezcla de D-nebivolol (fórmula Ia) y L-nebivolol (fórmula Ib) en cualquier proporción,

en donde el D-nebivolol (fórmula Ia) y el L-nebivolol (fórmula Ib) se preparan de acuerdo con los procedimientos anteriores, respectivamente.
En otro aspecto, la presente invención también proporciona un procedimiento para preparar una mezcla de D-nebivolol (fórmula Ia) y L-nebivolol (fórmula Ib) en cualquier proporción, comprendiendo el procedimiento:
(1) de acuerdo con los procedimientos descritos en las etapas anteriores 3') a 8') y etapas 3") a 8"), preparación del D-nebivolol (fórmula la) y L-nebivolol (fórmula Ib), respectivamente, y mezcla de los mismos en cualquier proporción; o
(2) de acuerdo con los procedimientos descritos en las etapas anteriores 3') a 7') y etapas 3") a 7"), preparación del hidrocloruro del compuesto intermedio XIIIa y el hidrocloruro del compuesto intermedio XIIIb, respectivamente, y mezcla de los mismos en cualquier proporción, neutralización con base, y desprotección de la mezcla resultante de acuerdo con el método descrito en la etapa 8'); o
(3) de acuerdo con los procedimientos descritos en las etapas anteriores 3') a 7') y etapas 3") a 7"), preparación del hidrocloruro del compuesto intermedio XIIIa y el hidrocloruro del compuesto intermedio XIIIb, respectivamente, neutralización de los mismos con base respectivamente para obtener el compuesto intermedio libre XIIIa y el compuesto intermedio libre XIIIb, mezcla de los dos compuestos intermedios libres en cualquier proporción, y desprotección de la mezcla resultante de acuerdo con el método descrito en la etapa 8').
En otro aspecto, la presente invención proporciona el compuesto de fórmula IV1'

en donde Ra es grupo un protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo
seleccionado de t-BuPh2Si, (i-Pr)3Si y Et3Si, tal como metoximetilo, bencilo o -ChbAr, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno.
En otro aspecto, la presente invención proporciona el compuesto de fórmula IV2'

en donde Rb es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo seleccionado de t-BuPh2Si, (i-Pr)3Si y Et3Si, tal como metoximetilo, bencilo o -ChbAr, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno.
En otro aspecto, la presente invención proporciona el compuesto de fórmula V' (2R*,3R*)

en donde Rc es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -ChhAr, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno,
en donde el compuesto V' es el racemato, cuya configuración relativa se representa por V' (2R*,3R*), que es una mezcla racémica que consiste en cantidades equimolares de Va'(2R,3R) y el enantiómero Vb'(2S,3S), tal como los compuestos que tienen las siguientes fórmulas en donde Rc es bencilo:

En otro aspecto, la presente invención proporciona el compuesto de fórmula VI' (2R*,3S*)

en donde Rd es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno,
en donde el compuesto VI' es el racemato, cuya configuración relativa se representa por VI' (2R*,3S*), que es una mezcla racémica que consiste en cantidades equimolares de VIa'(2R,3S) y el enantiómero VIb' (2S,3R), tal como los compuestos que tienen las siguientes fórmulas en donde Rd es bencilo:

En otro aspecto, la presente invención proporciona el compuesto de fórmula XI':

en donde R' es bencilo no sustituido. En ejemplos descritos de XI', que no están cubiertos por las presentes reivindicaciones, R' es aralquilo sustituido o no sustituido, alcoxicarbonilo C1-6 o aralcoxicarbonilo C5-10, tal como bencilo sustituido o no sustituido, terc-butiloxicarbonilo, benciloxicarbonilo.
En otro aspecto, la presente invención proporciona el compuesto de fórmula XII':
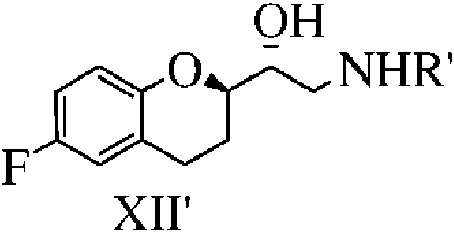
en donde R' es bencilo no sustituido. En ejemplos descritos de XIII', que no están cubiertos por las presentes reivindicaciones, R' es aralquilo sustituido o no sustituido, alcoxicarbonilo C1-6 o aralcoxicarbonilo C5-10, tal como bencilo sustituido o no sustituido, terc-butiloxicarbonilo, benciloxicarbonilo.
Se describe en el presente documento, pero no está cubierto por las presentes reivindicaciones, un compuesto de fórmula XVI':

en donde Re es hidrógeno o Re es un grupo protector de hidroxi, seleccionándose dicho grupo protector de hidroxi de alquilo, haloalquilo, aralquilo, alcoxialquilo, benzoilo, benzoilo en el que el anillo de fenilo tiene sustituyente(s), o grupo protector sililo, tal como t-BuMe2Si, t-BuPh2Si, (i-Pr)3Si, Et3Si, metoximetilo, bencilo o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, tal como p-metoxifenilo o fenilo sustituido con halógeno.
En una realización, la presente invención también proporciona los siguientes compuestos específicos para usar en la síntesis de nebivolol, seleccionados de:
5-[2-(benciloxi)-5-fluorofenil]pent-2-ino-1-ol,
trans-5-[2-(benciloxi)-5-fluorofenil]pent-2-eno-1-ol,
(2R*,3R*)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano,
1 -[6-fluoro-(2S*)-3,4-dihidro-2H-benzopiran-2-il]-(1 R*)-1,2-etilenglicol,
cis-5-[2-(benciloxi)-5-fluorofenil]pent-2-eno-1-ol,
(2R*,3S*)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano,
(R*,R*)-(+/-)-a-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol,
(2R,3R)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano,
(2S,3S)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano,
(2R,3S)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano, y
(2S,3R)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano,
Se describen en el presente documento, pero no están cubiertos por las presentes reivindicaciones, los siguientes compuestos:
1-benciloxi-2-bromometil-4-fluorobenceno,
4-[(2-benciloxi-5-fluorofenil)-butin-1-il]trimetilsilano,
1-(benciloxi)-2-(butyn-3-il)-4-fluorobenceno,
1 -[6-fluoro-(2R*)-3,4-dihidro-2H-benzopiran-2-il]-(1 R*)-1,2-etilenglicol,
(S*,R*)-(+/-)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol,
(R*,R*)-(+/-)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol,
(S*,R*)-(+/-)-a-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol,
1 -[6-fluoro-(2S)-3,4-dihidro-2H-benzopiran-2-il]-(1 R)-1,2-etilenglicol,
1 -[6-fluoro-(2R)-3,4-dihidro-2H-benzopiran-2-il]-(1 S)-1,2-etilenglicol,
1 -[6-fluoro-(2R)-3,4-dihidro-2H-benzopiran-2-il]-(1 R)-1,2-etilenglicol,
1 -[6-fluoro-(2S)-3,4-dihidro-2H-benzopiran-2-il]-(1 S)-1,2-etilenglicol,
(S,R)-(+)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol,
(R,R)-(-)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol,
(R,S)-(-)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol,
(S,S)-(+)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol,
(S,R)-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol, y
(R,S)-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol.
Ejemplos
Los procedimientos de la presente invención se ilustrarán con más detalle en los siguientes ejemplos. Debe entenderse que los siguientes ejemplos se proporcionan para ayudar a entender la presente invención, no se pretende que limiten el alcance de la presente invención de ninguna manera.
Las abreviaturas usadas en la presente solicitud tienen los siguientes significados.
Abreviaturas:
Boc terc-butiloxicarbonilo
DEAD azodicarboxilato de dietilo
DIPEA diisopropiletilamina
DMF dimetilformamida
DMA dimetilacetamida
EtOAc acetato de etilo
TBAF fluoruro de tetrabutilamonio
THF tetrahidrofurano
TLC cromatografía en capa fina
t-Bu(Me)2Si terc-butildimetilsililo
TBS terc-butildimetilsililo
TBSCl terc-butildimetilclorosilano
Ejemplo 1: Preparación de 1-benciloxi-2-bromometil-4-fluorobenceno (compuesto XIV, en donde R es bencilo)

El material de partida 2-benciloxi-5-fluorobenceno-metanol usado en este ejemplo se puede preparar a partir del
compuesto conocido 2-hidroxi-5-fluorobencenometanol (Medicinal Chemistry Letters, 2010, vol. 1, n°7, p. 321-325, References, Bioorganic & Medicinal Chemistry, 2006, vol. 14, n°6, p. 2022-2031).
Se disolvieron 5,14 g (22 mmol) de 2-benciloxi-5-fluorobenceno-metanol en 180 ml de éter dietílico anhidro, a los que se añadieron gota a gota PBr3 (2,3 ml, 24,4 mmol) en 20 ml de éter dietílico anhidro a 0°C. La temperatura se calentó a temperatura ambiente y la reacción se llevó a cabo durante 2 horas. La TLC indicaba que la reacción se había completado.
Tratamiento: se añadieron 50 ml de agua. Después de que aparecieran diferentes capas, se separó la capa orgánica. La capa acuosa se extrajo con DCM (50 ml x 3). Las fases orgánicas se combinaron y se lavaron con solución saturada de bicarbonato sódico, agua y solución saturada de cloruro sódico. La fase orgánica resultante se secó con sulfato sódico anhidro, se filtró y se concentró, para dar 6 g de producto bruto. El producto bruto obtenido se recristalizó en PE/Et2Ü, para obtener 5,9 g del producto deseado como cristal. El rendimiento total es 91,2%.
RMN 1H (400 MHz, CDCls) 57,33-7,47 (m, 5H), 7,06-7,09 (dd, J = 7,6, 2,8 Hz, 1H), 6,91-6,96 (m, 1H), 6,82-6,86 (dd, J=8,8, 4,4Hz, 1H), 5,11 (s, 2H), 4,53 (s, 2H)
Ejemplo 2: Preparación de 4-[(2-benciloxi-5-fluorofenil)-butin-1-il]trimetilsilano (compuesto XV, en donde R es bencilo)

Se añadieron 2,4 ml (16,1 mmol) de trimetilsililpropino a 40 ml de THF anhidro. La mezcla se enfrió a -23°C, se le añadieron gota a gota 7,7 ml de n-BuLi 2,5 M (19,3 mmol). Después de la adición, la solución se agitó a esta temperatura durante 2 horas, hasta que la solución se volvió rojo-naranja. Después la temperatura se disminuyó a menos de -100°C. Se añadió una solución de 3,5 g (11,9 mmol) de compuesto XIV (en donde R es bencilo) en 5 ml de THF anhidro. Después de esto, la reacción se llevó a cabo durante 1 hora. La TLC indicaba que la reacción se había completado.
Tratamiento: La reacción se terminó con solución saturada de cloruro amónico al 10%. Después de que aparecieran las capas, la capa acuosa se extrajo con éter dietílico (100 ml x 2). Las fases orgánicas se combinaron, se lavaron con solución saturada de cloruro amónico, se secaron con sulfato sódico anhidro, se filtraron y se concentraron. Después de cromatografía en columna (PE/Et2Ü=100:1), se obtuvieron 3,79 g de producto puro. El rendimiento es 97,6%.
RMN 1H (400 MHz, CDCls) 57,38-7,42 (m, 5H), 6,93-6,96 (dd, J = 8,8, 2,4 Hz, 1H), 6,78-6,85 (m, 2H), 5,05 (s, 2H), 2,86-2,90 (t, J=7, 2Hz, 2H), 2,50-2,53 (t, J=7,2 Hz, 2H), 1,96 (s, 1H), 0,15 (s, 9H)
Ejemplo 3: Preparación de 1-(benciloxi)-2-(butin-3-il)-4-fluorobenceno (compuesto XVI, en donde R es bencilo)

Se disolvieron 1,15 g (3,52 mmol) de compuesto XV (en donde R es bencilo) en 20 ml de MeOH, a los que se añadieron 0,5 g (3,6 mmol) de K2CO3. La mezcla de reacción se agitó a temperatura ambiente durante 3 horas. El disolvente se evaporó a presión reducida. El residuo se extrajo con EtOAc, se lavó con agua y solución saturada de NaCl, se secó con Na2SO4 anhidro, y se filtró. Después, el filtrado se evaporó hasta sequedad, se obtuvieron 0,87 g de aceite incoloro. Después de filtración con una columna de gel de sílice corta y elución con PL/EtOAc (100/2), se obtuvieron 0,85 g de aceite incoloro.
RMN 1H (400 MHz, CDCla) 57,33-7,42 (m,5H), 6,93-6,96 (dd, J = 9,6, 2,8 Hz, 1H), 6,81-6,86 (m, 2H), 5,05 (s, 2H), 2,86-2,90 (t, J=7,2 Hz, 2H), 2,47-2,51 (t, J=7,2 Hz, 2H), 1,96 (s, 1H)
Ejemplo 4: Preparación de 5-[2-(benciloxi)-5-fluorofenil]pent-2-ino-1-ol (compuesto III, en donde R es bencilo)
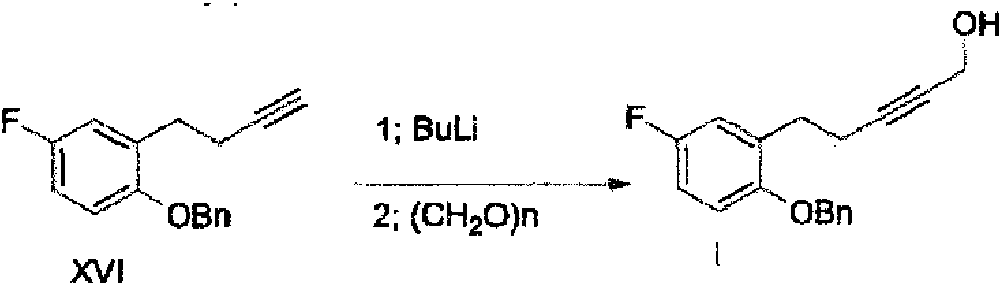
Se disolvieron 1,49 g (5,6 mmol) de compuesto XVI (en donde R es bencilo) en 20 ml THF, enfriado a -1002C, a los que se añadieron gota a gota 2,9 ml de BuLi 2,4 M (6,9 mmol). Después de completarse la adición, la mezcla se agitó a -100°C durante 30 min, y se calentó a 0°C, y se le añadieron 0,6 g (20 mmol) de (CH2O V Después de completar la adición, la mezcla de reacción se agitó de 0°C a temperatura ambiente durante 2,5 horas. Se añadió solución saturada de NH4Cl para terminar la reacción. Se separó la fase orgánica y la capa acuosa se extrajo con Et2O dos veces. Las soluciones de las extracciones se combinaron, se lavaron con agua, se lavaron con solución saturada de NaCl, se secaron con Na2SO4 anhidro. La mezcla se filtró y el filtrado resultante se evaporó hasta sequedad. Después de purificación en columna de gel de sílice corta eluyendo con éter de petróleo/EtOAc (4/1), se obtuvieron 1,51 g de aceite incoloro.
RMN 1H (400 MHz, CDCls) 57,33-7,42 (m, 5H), 6,93-6,96 (dd, J = 9,6, 2,8 Hz, 1H), 6,81-6,86 (m, 2H), 5,05 (s, 2H), 2,86- 2,90 (t, J=7,2 Hz, 2H), 2,47-2,51 (t, J=7,2 Hz, 2H), 1,96 (s, 1H)
HR-MS (ESI) calculado C18H18O2F (M+H)+: 285,1285, encontrado 285,1290.
Ejemplo 4': Preparación de 5-[2-(benciloxi)-5-fluorofenil]pent-2-ino-1-ol (compuesto III, en donde R es bencilo)

Se disolvieron 1,49 g (5,6 mmol) de compuesto XVI (en donde R es bencilo) en 20 ml THF, enfriado a -100°C, a los que se añadieron 2,9 ml de BuLi 2,4 M (6,9 mmol). Después de completar la adición, la solución se agitó a -100°C durante 30 min, y después se calentó a 0°C, y se le añadieron 0,6 g (20 mmol) de (CH2O K Después de completar la adición, la mezcla de reacción se agitó de 0°C a temperatura ambiente durante 2,5 h. Se añadió solución saturada de NH4Cl para terminar la reacción. Se separó la fase orgánica y la capa acuosa se extrajo con Et2O dos veces. Las soluciones de las extracciones se combinaron, se lavaron con agua, se lavaron con solución saturada de NaCl, se secaron con Na2SO4 anhidro. La mezcla se filtró, el filtrado resultante se evaporó hasta sequedad y se obtuvo un aceite. Se añadieron 10 ml de n-hexano al aceite. La mezcla resultante se agitó, se enfrió a -20°C. Precipitaron cristales. Después de filtración, se obtuvieron 1,2 g de sólido blanco con pureza de 98%.
RMN 1H (400MHz, CDCls) 57,33-7,42 (m, 5H), 6,93-6,96 (dd, J = 9,6, 2,8 Hz, 1H), 6,81-6,86 (m, 2H), 5,05 (s, 2H), 2,86- 2,90 (t, J=7,2 Hz, 2H), 2,47-2,51 (t, J=7,2 Hz, 2H), 1,96 (s, 1H)
HR-MS (ESI) calculado C18H18O2F (M+H)+: 285,1285, encontrado 285,1290.
Ejemplo 5: Preparación de trans-5-[2-(benciloxi)-5-fluorofenil]pent-2-eno-1 -ol (compuesto IV-1, en donde R es bencilo)

Se disolvieron 1,05 g (3,6 mmol) de compuesto III (en donde R es bencilo) en 25 ml de THF, enfriado en un baño de hielo, a los que se añadieron 2,1 ml de Red-Al 3,4 M (7,1 mmol). Después de completar la adición, la mezcla de reacción se agitó a temperatura ambiente durante la noche (la TLC indicaba que el valor de Rf del producto es el mismo que el del material de partida en las condiciones de PL/EtOA=4/1). Al día siguiente, se añadió gota a gota solución saturada de tartrato de potasio y sodio (aproximadamente 20 ml) con cuidado, para terminar la reacción. Se separó la fase orgánica y la capa acuosa se extrajo con 20 ml x 2 de EtOAc. Las soluciones de las extracciones se combinaron, se lavaron con HCl I N, se lavaron con agua, se lavaron con solución saturada de NaCl, se secaron con Na2SO4 anhidro. La mezcla se filtró y el filtrado resultante se evaporó hasta sequedad, dando 1,0 g de producto (aceite amarillo claro).
RMN 1H (400 MHz, CDCla) 57,32-7,42 (m, 5H), 6,85-6,87 (d, J = 8,4 Hz, 1H), 6,81-6,83 (m, 2H), 5,61-5,74 (m, 2H), 5,04 (s, 2H), 4,05-4,07 (d, J=5,6 Hz, 2H), 2,71-2,75 (t, J=7,6 Hz, 2H), 2,33-2,38 (q, 2H), 1,39 (s, 2H).
HR-MS (ESI) calculado C18H20O2F (M+H)+: 287,1448, encontrado 287,1441.
Ejemplo 5': Preparación de trans-5-[2-(benciloxi)-5-fluorofenil]pent-2-eno-1 -ol (compuesto IV-1, en donde R es bencilo)

Se disolvieron 1,05 g (3,6 mmol) de compuesto III (en donde R es bencilo) en 25 ml de THF, enfriado en un baño de hielo, a los que se añadieron 2,1 ml de Red-A1 3,4 M (7,1 mmol). Después de completar la adición, la mezcla de reacción se agitó a temperatura ambiente durante la noche (la TLC indicaba que el valor de Rf del producto es el mismo que el del material de partida en las condiciones de PL/EtOA=4/1). Al día siguiente, se añadió gota a gota solución saturada de tartrato de potasio y sodio (aproximadamente 20 ml) para terminar la reacción. Se separó la fase orgánica y la capa acuosa se extrajo con 20 ml x 2 de EtOAc. Las soluciones de las extracciones se combinaron, se lavaron con HCl I N, se lavaron con agua, se lavaron con solución saturada de NaCl, se secaron con Na2SO4 anhidro. La mezcla se filtró y el filtrado resultante se evaporó hasta sequedad, dando un aceite. Se añadieron 8 ml de n-hexano al aceite. La mezcla resultante se agitó, se enfrió a -20°C. Precipitaron cristales. Después de filtración, se obtuvieron 0,7 g de sólido blanquecino de 99% de pureza, punto de fusión: 18-20°C.
RMN 1H (400 MHz, CDCla) 57,32-7,42 (m, 5H), 6,85-6,87 (d, J = 8,4 Hz, 1H), 6,81-6,83 (m, 2H), 5,61-5,74 (m, 2H), 5,04 (s, 2H), 4,05-4,07 (d, J=5,6 Hz, 2H), 2,71 -2,75 (t, J=7,6 Hz, 2H), 2,33- 2,38 (q, 2H), 1,39 (s, 2H).
HR-MS (ESI) calculado C18H20O2F (M+H)+: 287,1448, encontrado 287,1441.
Ejemplo 6: Preparación de (2R*,3R*)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano (compuesto V, en donde R es bencilo)

Se disolvieron 1,06 g (4 mmol) de compuesto IV-1 (en donde R es bencilo) en 20 ml DMC, y se añadieron 1,01 g de MCPBA al 75% (4,4 mmol) con agitación. Después de completar la adición, la mezcla de reacción se agitó a temperatura ambiente durante 4 h. La solución de la reacción se diluyó con DMC, se lavó secuencialmente con NaOH al 5% dos veces, se lavó con agua, se secó con Na2SO4 anhidro. Después de filtración, el filtrado se evaporó hasta sequedad, dando 1,08 g de aceite amarillo claro (90%).
RMN 1H (400 MHz, CDCla) 57,32-7,41 (m, 5H), 6,88-6,90 (d, J = 8,4 Hz, 1H), 6,83-6,85 (m, 2H), 5,04 (s, 2H), 3,80 3,83 (d, J=12,5 Hz, 1H), 3,51-3,57 (m, 1H), 2,97-2,99 (t, J=5,6 Hz, 1H), 2,75-2,85 (m, 3H), 1,84-1,91 (m, 2H).
Ejemplo 7: Preparación de 1-[6-fluoro-(2S*)-3,4-dihidro-2H-benzopiran-2-il]-(1 R*)-1,2-etilenglicol (compuesto VII)
Método uno:

Se disolvieron 1,08 g de compuesto V (en donde R es bencilo) en 20 ml EtOAc, a los que se añadieron 0,2 g de Pd/C al 10%. La mezcla de reacción se sometió a hidrogenación a presión normal y temperatura ambiente durante la noche. Después de filtración, el filtrado se evaporó hasta sequedad, dando 0,85 g de aceite. El aceite se disolvió en 20 ml de DMC, enfriado en baño de hielo, al que se le añadieron 10 ml de solución de NaOH-NaCl al 10%. La solución resultante se agitó en baño de hielo durante 30 min. La mezcla de reacción se calentó a temperatura ambiente y se agitó a temperatura ambiente durante 3 h. Se separó la fase orgánica y la capa acuosa se extrajo con 10 ml de DMC. Las soluciones de las extracciones se combinaron, se lavaron con agua, se secaron con Na2SO4 anhidro. Después de purificación en columna de gel de sílice corta eluyendo con PL/EtOAc (1/1), se obtuvieron 0,71 g de sólido blanco (95%).
Método dos:
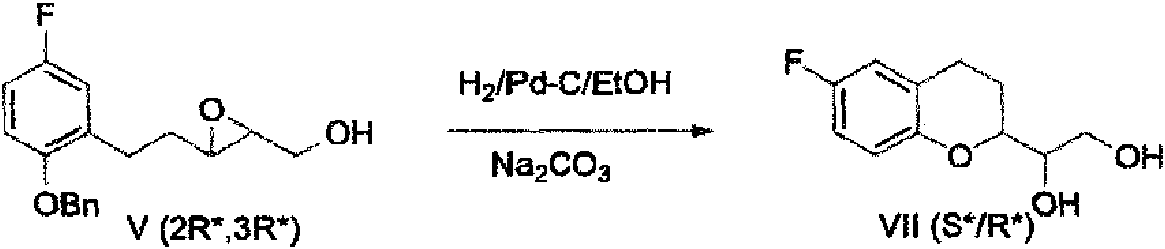
A 1,5 g de compuesto V (en donde R es bencilo), se añadieron 25 ml de etanol anhidro, 200 mg de Pd/C al 10% y 100 mg de Na2CO3 anhidro. La mezcla de reacción se sometió a hidrogenación a presión normal hasta que no hubo absorción de hidrógeno (aproximadamente 1,5 horas), y después se agitó con calentamiento a 60°C durante 2,5 horas. La mezcla se filtró y el filtrado resultante se evaporó hasta sequedad, dando 0,95 g de sólido blanco.
RMN 1H (400 MHz, CDCla) 56,70~ 6,80 (m, 3H), 3,99-4,02 (dd, J = 10,4, 3,6 Hz, 1H), 3,82-3,89 (m, 3H), 2,75-2,85 (m, 2H), 2,11-2,16 (m, 1H), 1,82-1,90 (m, 1H)
HR-MS (EI) calculado C11H13O3 F (M)+: calculado 212,0849, encontrado 212,0851
Ejemplo 8: Preparación de cis-5-[2-(benciloxi)-5-fluorofenil]pent-2-eno-1-ol (compuesto IV-2, en donde R es bencilo)

Un matraz de fondo redondo de 250 ml se cargó con Ni(OAc)2-4H2O (420 mg, 1,7 mmol), se extrajo el aire hasta vacío y se introdujo argón. Se añadieron 20 ml de etanol al 95% que se había desgasificado. Se añadió borohidruro sódico (100 mg, 2,6 mmol) a la mezcla de reacción con agitación en atmósfera de argón. La mezcla de reacción se agitó durante 15 min, y la mezcla de reacción se volvió negra. Después se añadió etilendiamina (0,5 ml, 7,5 mmol). La mezcla de reacción se agitó durante 5 min y se añadió solución de NaOH (2 M, 6 0 gl, 0,1 mmol) que se había desgasificado. El compuesto III (en donde R es bencilo) (3,2 g, 11,3 mmol) se disolvió en 10 ml de etanol al 95%, y la solución resultante se añadió gota a gota a la mezcla de reacción. Después de esto, el argón usado en la reacción se sustituyó por hidrógeno y la reacción se llevó a cabo a temperatura ambiente durante 18 h. La TLC indicaba que la reacción se había completado.
Tratamiento: El hidrógeno usado en la reacción se sustituyó por argón. Después de eliminar el hidrógeno, la mezcla de reacción se filtró con Celite. La torta de filtración se lavó con 100 ml de acetato de etilo y agua (3 x 20 ml). La fase orgánica se secó con sulfato sódico anhidro. La mezcla se filtró y el filtrado resultante se evaporó hasta sequedad, dando 3,15 g de producto. El rendimiento es 97%.
RMN 1H (400 MHz, CDCl3) 57,34-7,43 (m, 5H), 6,80-6,86 (m, 3H), 5,53-5,62 (m, 2H), 5,04 (s, 2H), 3,97-4,00 (d, J=12 Hz, 2H), 2,63-2,68 (t, J=8 Hz, 2H), 2,35-2,40 (q, 2H), 1,27 (s ancho,1H).
HR-MS (ESI) calculado C18H20O2F (M+H)+: 287,1448, encontrado 287,1441.
Ejemplo 8': Preparación de cis-5-[2-(benciloxi)-5-fluorofenil]pent-2-eno-1-ol (compuesto IV-2, en donde R es bencilo)

Un matraz de fondo redondo de 250 ml se cargó con Ni(OAc)2-4H2O (42 0 mg, 1,7 mmol), se extrajo el aire hasta vacío, y se introdujo argón. Se añadieron 20 ml de etanol al 95% que se había desgasificado. Se añadió borohidruro sódico (100 mg, 2,6 mmol) a la mezcla de reacción con agitación en atmósfera de argón. La mezcla de reacción se agitó durante 15 min, y la mezcla de reacción se volvió negra. Después se añadió etilendiamina (0,5 ml, 7,5 mmol). La mezcla de reacción se agitó durante 5 min y se añadió solución de NaOH (2 M, 6 0 gl, 0,1 mmol) que se había desgasificado. El compuesto III (en donde R es bencilo) (3,2 g, 11,3 mmol) se disolvió en 10 ml de etanol al 95%, y la solución resultante se añadió gota a gota a la mezcla de reacción. Después de esto, el argón usado en la reacción se sustituyó por hidrógeno y la reacción se llevó a cabo a temperatura ambiente durante 18 h. La TLC indicaba que la reacción se había completado.
Tratamiento: el hidrógeno usado en la reacción se sustituyó con argón. Después de eliminar el hidrógeno, la mezcla de reacción se filtró con Celite. La torta de filtración se lavó con 100 ml de acetato de etilo y agua (3 x 20 ml). La fase orgánica se secó con sulfato sódico anhidro. La mezcla se filtró y el filtrado resultante se evaporó hasta sequedad, dando un aceite. Se añadieron al aceite 30 ml de n-hexano. La mezcla resultante se agitó, se enfrió a -20°C.
Precipitaron cristales. Después de filtración, se obtuvieron 2,7 g de sólido blanquecino con pureza de 99%, punto de fusión: 32-34°C.
RMN 1H (400 MHz, CDCls) 57,34-7,43 (m, 5H), 6,80-6,86 (m, 3H), 5,53-5,62 (m, 2H), 5,04 (s, 2H), 3,97-4,00 (d, J=12 Hz, 2H), 2,63-2,68 (t, J=8 Hz, 2H), 2,35-2,40 (q, 2H), 1,27 (bs,1H).
HR-MS (ESI) calculado C18H20O2F (M+H)+: 287,1448, encontrado 287,1441.
Ejemplo 9: Preparación de (2R*,3S*)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano (compuesto VI, en donde R es bencilo)

De acuerdo con el método similar al ejemplo 6, se usó el compuesto IV-2 (en donde R es bencilo) como material de partida para obtener el compuesto VI.
RMN 1H (400 MHz, CDCla) 5 7,34-7,41 (m, 5H), 6,88-6,90 (d, J = 8,4 Hz, 1H), 6,84-6,86 (m, 2H), 5,03 (s, 2H), 3,48-3,56 (m, 2H), 3,03-3,09 (m, 2H), 2,71-2,87 (m, 2H), 1,89-1,96 (m, 1H), 1,75-1,83 (m, 1H).
Ejemplo 10: Preparación de 1-[6-fluoro-(2R*)-3,4-dihidro-2H-benzopiran-2-il]-(1R*)-1,2-etilenglicol (compuesto VIII)

De acuerdo con los métodos que son iguales que los dos métodos del ejemplo 7, se usó el compuesto VI (en donde R es bencilo) como material de partida para obtener el compuesto VIII.
RMN 1H (400 MHz, CDCla) 56,73-6,81 (m, 3H), 4,04-4,07 (m, 1H), 3,81-3,85 (m, 2H), 3,76-3,76 (m, 1H) 2,84-2,86 (m, 1H), 2,74-2,79 (m, 1H), 1,78-2,02 (m, 2H), 2,04 (s ancho, 2H)
HR-MS (EI) calculado CnH13O3F (M)+: calculado 212,0849, encontrado 212,0844
Ejemplo 11: Preparación de (S*,R*)-(+/-)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol (compuesto IX)

Se suspendieron 4,24 g (20 mmol) de compuesto VII en 100 ml de tolueno, a los que se añadieron 0,5 g (2 mmol) de óxido de dibutilestaño (Bu2SnO). La mezcla se agitó a temperatura ambiente durante 1 h, y después se añadieron diisopropiletilamina (3,95 ml, 24 mmol) y 3,99 g (21 mmol) de cloruro de p-metilfenilsulfonilo (TsCl) a la mezcla. La mezcla de reacción se agitó a temperatura ambiente durante la noche. Al día siguiente, la mezcla de reacción se lavó con HCl 2 N, se lavó con agua, se secó con Na2SO4 anhidro. Después de purificación en columna de gel de sílice corta eluyendo con PL/EtOAc (3/1), se obtuvieron 6,89 g de sólido blanco (94%).
RMN 1H (400 MHz, CDCh) 5 7,80-7,82 (d, J=7,6 Hz, 2H), 7,34-7,35 (d, J=7,6 Hz, 2H), 6,7 (s, 2H), 6,58-6,61 (m, 1H), 4,36-4,39 (d, J=10,4 Hz, 1H), 4,21-4,23 (m, 1H), 3,91 (s, 2H), 2,75-2,8 (m, 2H), 2,45 (s, 3H), 2,16-2,19 (m, 1H), 1,75-1,79 (m, 1H)
HR-MS (ESI) calculado C18H1gO5FNaS (M+Na)+: calculado 389,0829, encontrado 389,0822
Ejemplo 12: Preparación de (R*,R*)-(+/-)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol (compuesto X)

Se suspendieron 4,24 g (20 mmol) de compuesto VIII en 100 ml de tolueno, a los que se añadieron 0,5 g (2 mmol) de óxido de dibutilestaño (Bu2SnO). La mezcla se agitó a temperatura ambiente durante 1 h, y después se añadieron
diisopropiletilamina (3,95 ml, 24 mmol) y 3,99 g (21 mmol) de cloruro de p-metilfenilsulfonilo (TsCI) a la mezcla. La mezcla de reacción se agitó a temperatura ambiente durante la noche. La mezcla de reacción se lavó con HCl 2 N, se lavó con agua, se secó con Na2SO4 anhidro. Después de purificación en columna de gel de sílice corta eluyendo con PL/EtOAc (3/1), se obtuvieron 7,07 g de producto en forma de jarabe incoloro (98%).
RMN 1H (400 MHz, CDCL) 57,80-7,82 (d, J=8,0 Hz, 2H), 7,33-7,35 (d, J=8,0 Hz,2H), 6,73-6,79 (m, 2H), 6,64-6,67 (m, 1H), 4,21 -4,22 (d, J=5,6 Hz, 2H), 4,0-4,02 (m, 1H), 3,91 -3,95 (m, 1H), 2,72-2,87 (m, 2H), 2,44 (s, 3H), 1,93-1,95 (m, 2H)
HR-MS (ESI) calculado C1sH19O5FNaS (M+Na)+: calculado 389,0829, encontrado 389,0823
Ejemplo 13: Preparación de (S*,R*)-(+/)-a-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol (compuesto XI)

Se disolvieron 1,83 g (5 mmol) de compuesto IX en 20 ml de THF, a los que se añadieron 2,72 ml de bencilamina. La mezcla de reacción se calentó a reflujo durante 16 horas (la TLC indicaba que desapareció la mancha del material de partida), y se evaporó a presión reducida hasta sequedad. Se añadió Na2CO3 al 10% al residuo, y la solución resultante se extrajo con EtOAc tres veces. Las soluciones de las extracciones se combinaron, se lavaron con Na2CO3 al 10%, se lavaron con agua, se lavaron con solución saturada de NaCl, y se secaron con Na2SO4 anhidro. Después de filtración, el filtrado se evaporó a presión reducida para eliminar el EtOAc. Se añadieron 20 ml de ciclohexano al residuo y precipitaron cristales blancos. Después de filtración, se obtuvieron 1,25 g de sólido blanco.
RMN 1H (400MHz, CDCla) 57,28-7,36 (m, 5H), 6,6-6,8 (m, 3H), 3,85-3,89 (m, 3H), 3,74-3,81 (m, 1H), 2,98-3,02 (dd, J=4,12Hz, 1H), 2,73-2,86 (m, 3H), 2,12-2,15 (m, 1H), 1,76-1,86 (m, 1H)
HR-MS (ESI) calculado C18H21O2 FN (M+H)+: calculado 302,1550, encontrado 302,1546
Ejemplo 14: Preparación de (R*,R*)-(+/-)-a-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol (compuesto XII)

Se disolvieron 1,95 g (5,3 mmol) de compuesto X en 20 ml de THF, a los que se añadieron 2,72 ml de bencilamina. La mezcla de reacción se calentó a reflujo durante 16 horas (la TLC indicaba que desapareció la mancha del material de partida), y se evaporó a presión reducida hasta sequedad. Se añadió Na2CO3 al 10% al residuo, y la solución resultante se extrajo con EtOAc tres veces. Las soluciones de las extracciones se combinaron, se lavaron con Na2CO3 al 10%, se lavaron con agua, se lavaron con solución saturada de NaCl, y se secaron con Na2SO4 anhidro. Después de filtración, el filtrado se evaporó a presión reducida para eliminar el EtOAc. Se añadieron 20 ml de ciclohexano al residuo y precipitaron 0,91 g de cristales blancos.
RMN 1H (400MHz, CDCL) 5 7,28-7,38 (m, 5H), 6,7-6,8 (m, 3H), 3,86-3,95 (m, 4H), 2,91-2,92 (d, J=5,6 Hz, 2H), 2,75-2,84 (m, 2H), 1,91-1,94 (m, 2H)
Ejemplo 15: Preparación de N-bencil-(+/-)-nebivolol (compuesto XIII)

Se disolvieron 1,19 g (3,2 mmol) de compuesto IX y 0,94 g (3,12 mmol) de compuesto XII en 15 ml de EtOH, a los que se añadieron 0,5 g de carbonato de sodio anhidro. La mezcla de reacción se calentó a reflujo con agitación durante 16 horas, y se evaporó a presión reducida hasta sequedad. Se añadieron 50 ml de agua al residuo y la solución resultante se extrajo con EtOAc dos veces. Las soluciones de las extracciones se combinaron, se lavaron con solución saturada de NaCl, se secaron con Na2SO4 anhidro. Después de filtración, el filtrado se evaporó a presión reducida hasta sequedad, para dar 1,59 g de producto en forma de jarabe. Se añadieron 25 ml de isopropanol al producto y se calentó para disolverlo. Se añadieron 0,5 g de ácido oxálico (FW=126). La solución resultante se calentó con agitación durante 20 min, se enfrió, se puso a temperatura ambiente durante 5 horas, se filtró y se secó mediante horno, para dar 1,59 g de sólido blanco. El producto resultante se recristalizó en etanol dos veces para dar 0,69 g de compuesto XIII como oxalato. El producto resultante se suspendió en 20 ml de dicloruro de metileno, a los que se añadieron 10
ml de carbonato de sodio al 10%. La mezcla se agitó a temperatura ambiente durante 25 minutes, la fase orgánica se separó, se lavó con agua, y se secó con Na2SO4 anhidro. Después de filtración, el filtrado se evaporó a presión reducida hasta sequedad, para dar 0,58 g de base libre (compuesto XIII).
RMN 1H (500 MHz, CDCls) 57,27-7,34 (m, 5H), 6,67-6,78 (m, 6H), 3,94-3,97 (d, J=15 Hz, 1H), 3,82-3,86 (m, 4H), 3,69-3,71 (d, J=15 Hz, 1H), 2,98-3,01 (m, 1H), 2,90-2,92 (m, 1H), 2,68-2,83 (m, 7H), 2,11-2,14 (m, 1H), 1,78-1,86 (m, 3H)
HR-MS (ESI) calculado C29H31O4 F2N (M+H)+: calculado 496,2293, encontrado 496,2287
Ejemplo 16: Preparación de (2R,3R)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano (compuesto Va, en donde R es bencilo)

2 g de tamices moleculares 4A en polvo en 25 ml de dicloruro de metileno anhidro se enfriaron -25°C, y se les añadieron secuencialmente 1,85 g de D-(-)-DIPT (7,9 mmol) y 2,06 g (7,2 mmol) de Ti(OPr-i)4. Después de completar la adición, la mezcla se agitó a -25°C durante 20 min, y después se le añadieron gota a gota 6,7 ml de TBHP 3,2 N (19,8 mmol) (una solución en tolueno). Después de completar la adición, la mezcla se agitó a -25°C durante 20 min, y después se le añadieron gota a gota 1,89 g (6,6 mmol) de compuesto IV1 (en donde R es bencilo) en 20 ml dicloruro de metileno (en el espacio de aproximadamente 15 min). Después de completar la adición, la mezcla de reacción se agitó de -25 a -22°C durante 6 h (hasta que desapareció la mancha del material de partida).
Tratamiento: la mezcla de reacción se vertió en una solución recién preparada de FeSO4/ ácido tartárico / H2O (2,5 g de FeSO4 1,0 g de ácido tartárico 20 ml de H2O). La mezcla resultante se agitó a temperatura ambiente durante 1 h, y se filtró con Celite. La capa orgánica se separó del filtrado y la capa acuosa se extrajo con dicloruro de metileno dos veces. Las soluciones de las extracciones se combinaron, se lavaron con agua, se secaron con Na2SO4 anhidro, y se evaporaron a presión reducida hasta sequedad, dando 4,0 g de aceite.
El aceite se disolvió en 40 ml de DCM, a los que se añadieron gota a gota 20 ml de la solución de NaOH al 30% en solución saturada de NaCl con enfriamiento en baño de hielo. Después de completar la adición, la mezcla de reacción se agitó a temperatura ambiente durante 1 h. Se separó la capa orgánica y la capa acuosa se extrajo con DCM dos veces. Las soluciones de las extracciones se combinaron, se lavaron con agua, se secaron con Na2SO4 anhidro. La mezcla se filtró y el filtrado resultante se evaporó hasta sequedad. El residuo se cargó en una columna de gel de sílice y se eluyó con pL/EtOAc (3/1), para obtener 1,54 g de aceite incoloro.
RMN 1H (400 MHz, CDCls) 5 7,32-7,41 (m, 5H), 6,88-6,90 (d, J = 8,4 Hz, 1H), 6,83-6,85 (m, 2H), 5,04 (s, 2H), 3,80-3,83 (d, J=12,5 Hz, 1H), 3,51-3,57 (m, 1H), 2,97-2,99 (t, J=5,6 Hz, 1H), 2,75-2,85 (m, 3H), 1,84-1,91 (m, 2H).
HR-MS (ESI) calculado C18H1gO3FNa (M+Na)+: 325,1210, encontrado 325,1201
[a]D20; 22,9 (CHCls, C 1,0)
Ejemplo 17: Preparación de (2S,3S)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano (compuesto Vb, en donde R es bencilo)

De acuerdo con el método similar al ejemplo 16, se usó el compuesto IV1 como material de partida y se usó L-(+)-tartrato de diisopropilo como inductor quiral, para obtener el compuesto Vb.
[a]D20; -23,1 (CHCla, C 1,0)
Ejemplo 18: Preparación de (2R,3S)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano (compuesto Vía, en donde R es bencilo)
2 g de tamices moleculares 4A en polvo en 25 ml de dicloruro de metileno anhidro se enfriaron -252C, y se les añadieron secuencialmente 1,85 g de D-(-)-DIPT (7,9 mmol) y 2,06 g (7,2 mmol) de Ti(OPr-i)4. Después de completar la adición, la mezcla se agitó a -25°C durante 20 min, a la que después se añadieron gota a gota 6,7 ml de TBHP 3,2 N (19,8 mmol) (una solución en tolueno). Después de completar la adición, la mezcla se agitó a -25°C durante 20 min, y después se le añadió gota a gota una solución de 1,92 g (6,7 mmol) de compuesto IV2 (en donde R es bencilo) en 20 ml de dicloruro de metileno (en el espacio de aproximadamente 15 min). Después de completar la adición, la mezcla de reacción se agitó de -25 a -22°C durante 6 h. La mezcla de reacción se vertió en una solución recién preparada de FeSO4/ ácido tartárico /H2O (2,5 g de FeSO4 1,0 g de ácido tartárico 20 ml de H2O). La mezcla resultante se agitó a temperatura ambiente durante 1 h, y se filtró con Celite. La capa orgánica se separó del filtrado y la capa acuosa se extrajo con dicloruro de metileno dos veces. Las soluciones de las extracciones se combinaron, se lavaron con agua, se secaron con Na2SO4 anhidro, y se evaporaron a presión reducida hasta sequedad, dando un aceite.
El aceite se disolvió en 40 ml de Et2O, a los que se añadieron gota a gota 20 ml de la solución de NaOH al 30% en solución saturada de NaCl enfriando con un baño de hielo. Después de completar la adición, la mezcla de reacción se agitó a temperatura ambiente durante 1 h. Se separó la capa orgánica y la capa acuosa se extrajo con DCM dos veces. Las soluciones de las extracciones se combinaron, se lavaron con agua, se secaron con Na2SO4 anhidro. La mezcla se filtró y el filtrado resultante se evaporó hasta sequedad. El residuo se cargó en una columna de gel de sílice y se eluyó con PL/EtOAc (3/1), para obtener 1,63 g de aceite incoloro.
RMN 1H (400 MHz, CDCla) 5 7,34-7,41 (m, 5H), 6,88-6,90 (d, J = 8,4 Hz, 1H), 6,84-6,86 (m, 2H), 5,03 (s, 2H), 3,48-3,56 (m, 2H), 3,03-3,09 (m, 2H), 2,71-2,87 (m, 2H), 1,89-1,96 (m, 1H), 1,75-1,83 (m, 1H).
[a]D20; -1,5 (CHCla, c 1,0)
Ejemplo 19: Preparación de (2S,3R)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano (compuesto VIb, en donde R es bencilo)

De acuerdo con el método similar al ejemplo 16, se usó el compuesto IV2 (en donde R es bencilo) como material de partida y se usó L-(+)-tartrato de diisopropilo como inductor quiral, para obtener el compuesto VIb.
[a]D20; 1,6 (CHCla, c 2,0)
Ejemplo 20: Preparación de 1-[6-fluoro-(2S)-3,4-dihidro-2H-benzopiran-2-il)-(1R)-1,2-etilenglicol (compuesto VIIa)

Se disolvieron 1,09 g de compuesto Va (en donde R es bencilo) en 25 ml de EtOH, a los que se añadieron 0,25 g de Pd-C al 10% y 0,075 g de carbonato de sodio anhidro, y la hidrogenación se llevó a cabo a presión normal (aproximadamente 1 h). La hidrogenación se detuvo. La mezcla de reacción se agitó a 60°C en un baño de aceite durante 2 h, y se filtró para eliminar el Pd/C. El residuo se lavó con EtOH. El filtrado se evaporó hasta sequedad, dando 0,75 g de sólido blanco.
RMN 1H (400 MHz, CDCh) 56,70-6,80 (m, 3H), 3,99-4,02 (dd, J = 10,4, 3,6 Hz, 1H), 3,82-3,89 (m, 3H), 2,75-2,85 (m, 2H), 2,11-2,16 (m, 1H), 1,82-1,90 (m, 1H)
[a]D20; 89,6 (CH3OH, c 1,0)
Ejemplo 21: Preparación de 1-[6-fluoro-(2R)-3,4-dihidro-2H-benzopiran-2-il]-(1S)-1,2-etilenglicol (compuesto VIIb)
De acuerdo con el método similar al ejemplo 20, se usó el compuesto Vb (en donde R es bencilo) como material de partida para obtener el compuesto VI Ib.
[a]D20; -87,9 (CH3OH, c 1,0)
Ejemplo 22: Preparación de 1-[6-fluoro-(2R)-3,4-dihidro-2H-benzopiran-2-il]-(1R)-1,2-etilenglicol (compuesto VIIIa)

Se disolvieron 1,3 g de compuesto VIa (en donde R es bencilo) en 25 ml EtOH, a los que se añadieron 0,2 g de Pd-C al 10% y 0,1 g de carbonato de sodio anhidro. La hidrogenación se llevó a cabo a presión normal hasta que no hubo más absorción de hidrógeno. La hidrogenación se detuvo. La mezcla de reacción se agitó a 60°C en un baño de hielo durante 2 h, y se filtró para eliminar el Pd/C. El residuo se lavó con EtOH. El filtrado se evaporó hasta sequedad, dando 0,88 g de sólido blanco.
RMN 1H (400 MHz, CDCta) 56,73-6,81 (m, 3H), 4,04-4,07 (m, 1H), 3,81 ~3,85 (m, 2H), 3,76-3,76 (m, 1H) 2,84-2,86 (m, 1H), 2,74-2,79 (m, 1H), 1,78-2,02 (m, 2H), 2,04 (s ancho, 2H)
[a]D20; -113,1 (CH3OH, c 1,0), [a]D20; -112,0 (CHaCl, c 0,1)
Ejemplo 23: Preparación de 1-[6-fluoro-(2S)-3,4-dihidro-2H-benzopiran-2-il]-(1S)-1,2-etilenglicol (compuesto VlIIb)

De acuerdo con el método similar al ejemplo 22, se usó el compuesto VIb (en donde R es bencilo) como material de partida para obtener el compuesto VIIIb como un sólido blanco; [a]D20; 95,6 (CHaCl, c 0,045).
Ejemplo 24: Preparación de (S,R)-(+)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol (compuesto IXa)

De acuerdo con el método similar al ejemplo 11, se usó el compuesto VIIa como material de partida para obtener el compuesto IXa.
RMN 1H (400 MHz, CDCls) 5 7,80-7,82 (d, J=7,6 Hz, 2H), 7,34-7,35 (d, J=7,6 Hz, 2H), 6,7 (s, 2H), 6,58-6,61 (m, 1H), 4,36-4,39 (d, J=10,4 Hz, 1H), 4,21-4,23 (m, 1H), 3,91 (s, 2H), 2,75-2,8 (m, 2H), 2,45 (s, 3H), 2,16-2,19 (m, 1H), 1,75-1,79 (m, 1H)
[a]D20; 82,1 (CHCls, c 0,56)
Ejemplo 25: Preparación de (R,R)-(-)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol (compuesto Xa)

De acuerdo con el método similar al ejemplo 11, se usó el compuesto VIIIa como material de partida para obtener el compuesto Xa.
RMN 1H (400 MHz, CDCls) 57,80-7,82 (d, J=8,0 Hz, 2H), 7,33-7,35 (d, J=8,0 Hz, 2H), 6,73-6,79 (m, 2H), 6,64-6,67 (m, 1H), 4,21 -4,22 (d, J=5,6 Hz, 2H), 4,0-4,02 (m, 1H), 3,91-3,95 (m, 1H), 2,72-2,87 (m, 2H), 2,44 (s, 3H), 1,93-1,95 (m, 2H)
HR-MS (ESI) calculado C18H1gO5FNaS (M+Na)+: calculado 389,0829, encontrado 389,0823
[ajo20; -48,4 (CHaCi, c 0,68)
Ejemplo 26: Preparación de (R,S)-(-)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol (compuesto IXb)

De acuerdo con el método similar al ejemplo 11, se usó el compuesto VIIIb como material de partida para obtener el compuesto IXb.
[a]D20; -80,3 (CHCls, c 0,85)
Ejemplo 27: Preparación de (S,S)-(+)-a-[(p-tolilsulfoniloxi)metil]-(6-fluoro-2-cromanil)-metanol (compuesto Xb)

De acuerdo con el método similar al ejemplo 11, se usó el compuesto VIIIb como material de partida para obtener el compuesto Xb.
[a]D20; 50,3 (CH3Cl, c 0,50)
Ejemplo 28: Preparación de (S,R)-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol (compuesto XIa)
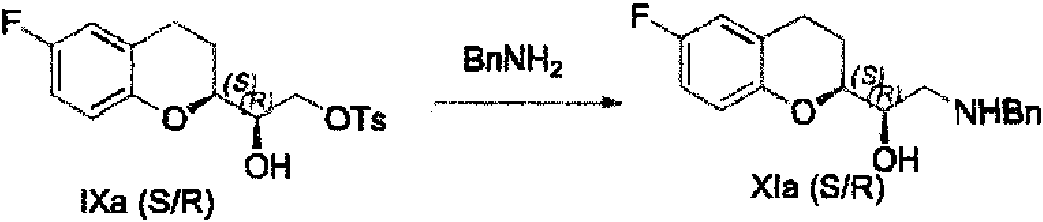
De acuerdo con el método similar al ejemplo 13, se usó el compuesto IXa como material de partida para obtener el compuesto XIa.
El compuesto XIa es un sólido blanco, [a]D20; 82,1 (CHd3, c 0,56)
Ejemplo 29: Preparación de (R,S)-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol (compuesto XIb)

De acuerdo con el método similar al ejemplo 13, se usó el compuesto IXb como material de partida para obtener el compuesto XIb.
[a]D20; -79,3 (CHCl3, c 0,45)
Ejemplo 30: Preparación de N-bencil-D-nebivolol (compuesto XIIIa)

Se disolvieron 287 mg (0,95 mmol) de compuesto XIa y 350 mg (0,95 mmol) de compuesto Xa en 5 ml etanol, a los que se añadieron 150 mg de Na2CO3 anhidro. La mezcla de reacción se calentó a reflujo con agitación durante 16 h. La mezcla de reacción se evaporó a presión reducida hasta sequedad. Se añadieron 10 ml de agua al residuo y la mezcla resultante se extrajo con EtOAc dos veces. Las soluciones de las extracciones se combinaron, se lavaron con solución saturada de NaCl, se secaron con Na2SO4 anhidro. Después de filtración, el filtrado se evaporó a presión reducida hasta sequedad, y se obtuvieron 453 mg de producto en forma de jarabe, que después se recristalizó en
etanol/agua, dando 373 mg de sólido blanco (79%).
Ejemplo 30': Preparación de hidrocloruro de N-bencil-D-nebivolol (compuesto XIIIa hidrocloruro)
Se disolvieron 287 mg (0,95 mmol) de compuesto XIa y 350 mg (0,95 mmol) de compuesto Xa en 5 ml de etanol, a los que se añadieron 150 mg de Na2CO3 anhidro. La mezcla de reacción se calentó a reflujo con agitación durante 16 h.
La mezcla de reacción se evaporó a presión reducida hasta sequedad. Se añadieron 10 ml de agua al residuo y la mezcla resultante se extrajo con EtOAc dos veces. Las soluciones de las extracciones se combinaron, y se les añadieron 2 ml de ácido clorhídrico 1 N. La mezcla resultante se agitó y precipitaron cristales. Después de filtración, se obtuvieron 390 mg de sólido blanco con 99,5% de pureza.
Ejemplo 30": Preparación de N-bencil-D-nebivolol (compuesto XIIIa)
Se añadieron 390 mg de hidrocloruro del compuesto XIIIa a 10 ml de dicloruro de metileno. La mezcla resultante se agitó y se neutralizó por adición de solución acuosa de bicarbonato de sodio. Aparecieron diferentes capas. La capa orgánica se secó y se concentró para dar 355 mg de sólido blanco con 99,7% de pureza.
Ejemplo 31: Preparación de N-bencil-L-nebivolol (compuesto XIIIb)

De acuerdo con el método similar al ejemplo 30, se usaron los compuestos XIb y Xb como materiales de partida para obtener el compuesto XIIIb.
Ejemplo 31': Preparación de hidrocloruro del N-bencil-L-nebivolol (hidrocloruro del compuesto XIIIb)
De acuerdo con el método similar al ejemplo 30', se usaron los compuestos XIb y Xb como materiales de partida para obtener el hidrocloruro del compuesto XIIIb con 99,6% de pureza.
Ejemplo 31": Preparación de N-bencil-L-nebivolol (compuesto XIIIb)
De acuerdo con el método similar al ejemplo 30", el compuesto XIIIb se obtuvo con 99,8% de pureza.
Ejemplo 32: Preparación de hidrocloruro del DL-nebivolol (compuesto I)
Se disolvieron 200 mg (0,4 mmol) de compuesto I en 5 ml de etanol, a los que se añadieron 50 mg de Pd-C al 10%. La hidrogenación se llevó a cabo a presión normal a temperatura ambiente durante 18 horas. Después de filtración, el residuo se lavó con etanol. Se introdujo cloruro de hidrógeno gaseoso en el filtrado. Después la solución se evaporó a presión reducida para eliminar el etanol, y se obtuvo un sólido blanco al que se añadió éter dietílico anhidro. La mezcla resultante se agitó y se filtró, dando 160 mg de producto (89%).
RMN 1H (500 MHz, DMSO-ds) 58,81 (s ancho, 2H), 6,90-6,94 (m, 4H), 6,75-6,76 (dd, 2H), 5,99 (s ancho, 1H), 5,80 (s ancho, 1H), 4,11 (m, 1H), 3,98-4,02 (m, 2H), 3,89-3,91 (m, 1H), 3,17-3,22 (m, 2H), 3,05-3,07 (m, 1H), 2,74-2,82 (m, 4H), 2,10-2,13 (m, 1H), 1,92-1,94 (m, 1H), 1,75-1,80 (m, 1H), 1,67-1,71 (m, 1H)
HR-MS (FAB+) calculado C22H26F2NO4 S (M+1-HCl)+: calculado 406,1829, encontrado 406,1825
Ejemplo 32': Preparación de hidrocloruro del DL-nebivolol (compuesto I)
Se añadieron 100 mg de compuesto XIIIa' y 100 mg de compuesto XIIIb' a 15 ml de dicloruro de metileno. La solución resultante se neutralizó por adición de solución acuosa de bicarbonato de sodio. Aparecieron diferentes capas. La capa orgánica se concentró hasta sequedad. Se añadieron 50 ml de metanol y 50 mg de Pd-C al 10% al residuo. La hidrogenación se llevó a cabo a presión normal a temperatura ambiente durante 18 horas. Después de filtración, el residuo se lavó con metanol. Se añadieron 2 ml de ácido clorhídrico 1 N al filtrado. Precipitaron cristales. La mezcla se filtró. El sólido resultante se lavó y se secó para dar 100 mg de sólido blanco con 99,9% de pureza.
RMN 1H (500 MHz, DMSO-ds) 58,81 (s ancho, 2H), 6,90-6,94 (m, 4H), 6,75-6,76 (dd, 2H), 5,99 (s ancho, 1H), 5,80 (s ancho, 1H), 4,11 (m, 1H), 3,98-4,02 (m, 2H), 3,89-3,91 (m, 1H), 3,17-3,22 (m, 2H), 3,05-3,07 (m, 1H), 2,74-2,82 (m, 4H), 2,10-2,13 (m, 1H), 1,92-1,94 (m, 1H), 1,75-1,80 (m, 1H), 1,67-1,71 (m, 1H)
HR-MS (FAB+) calculado C22H26F2NO4 S(M+1-HCl)+: calculado 406,1829, encontrado 406,1825
Ejemplo 32": Preparación de hidrocloruro del DL-nebivolol (compuesto I)
Se añadieron 100 mg de compuesto XIIIa obtenido de acuerdo con el ejemplo 30" y 100 mg de compuesto XIIIb obtenido de acuerdo con el ejemplo 31" a 50 ml de metanol, a los que se añadieron 50 mg de Pd-C al 10%. La hidrogenación se llevó a cabo a presión normal a temperatura ambiente durante 18 horas. Después de filtración, el residuo se lavó con metanol. Se añadieron 2 ml de ácido clorhídrico 1 N al filtrado. Precipitaron cristales. La mezcla se filtró. El sólido resultante se lavó y se secó para dar 105 mg de sólido blanco con 99,9% de pureza.
RMN 1H (500 MHz, DMSO-d6) 58,81 (s ancho, 2H), 6,90-6,94 (m, 4H), 6,75-6,76 (dd, 2H), 5,99 (s ancho, 1H), 5,80 (s ancho, 1H), 4,11 (m, 1H), 3,98-4,02 (m, 2H), 3,89-3,91 (m, 1H), 3,17-3,22 (m, 2H), 3,05-3,07 (m, 1H), 2,74-2,82 (m, 4H), 2,10-2,13 (m, 1H), 1,92-1,94 (m, 1H), 1,75-1,80 (m, 1H), 1,67-1,71 (m, 1H)
HR-MS (FAB+) calculado C22H26F2NO4 S (M+1-HCl)+: calculado 406,1829, encontrado 406,1825
Ejemplo 33a: Preparación de hidrocloruro del D-nebivolol (compuesto Ia)
De acuerdo con el método similar al ejemplo 32, se usó el compuesto XIIIa como material de partida para obtener el compuesto Ia como el hidrocloruro. [a]D20; 22,0 (CH3OH, C 0,5)
Ejemplo 33b: Preparación de hidrocloruro del L-nebivolol (compuesto Ib)
De acuerdo con el método similar al ejemplo 32, se usó el compuesto XIIIb como material de partida para obtener el compuesto Ib como el hidrocloruro. [a]D20; -21,2 (CH3OH, C 0,4).
En vista de lo anterior, los nuevos procedimientos proporcionados en la presente invención tienen alta estereoselectividad, la preparación de los compuestos intermedios clave puede evitar la separación con la cromatografía en columna, y las condiciones de reacción son suaves y no requieren reactivos especiales. En comparación con la técnica anterior, los procedimientos de preparación del nebivolol de acuerdo con la presente invención tienen un coste muy reducido y son muy adecuados para la producción industrial. En especial la purificación por cristalización de los compuestos intermedio de fórmulas III, IV1 y IV2 mejora mucho la calidad de los compuestos intermedios y los productos, dando como resultado que la calidad de los productos se puede controlar, se mejora el rendimiento y el coste de producción es notablemente reducido. Además, los compuestos de fórmulas XIIIa y XIIIb se purifican por formación de la sal y cristalización, lo que mejora mucho la calidad del producto y permite que la pureza del producto final pueda ser de 99,9% o más.
Aunque se proporcionan en el presente documento algunas realizaciones y ejemplos específicos de la presente invención, los expertos en la técnica entenderán que estas realizaciones y ejemplos son simplemente ejemplos ilustrativos de la presente invención y que se pueden hacer otras modificaciones y cambios dentro del alcance de las reivindicaciones.
Claims (14)
1. Un procedimiento para preparar D-nebivolol (fórmula la),

comprendiendo el procedimiento las siguientes etapas:
3') epoxidación asimétrica del compuesto de fórmula IV1 y el compuesto de fórmula IV2 para dar los compuestos intermedios Va y VIa, respectivamente, en donde R es un grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, o -CH2Ar, en donde Ar es arilo no sustituido o sustituido;

4') desprotección de los compuestos intermedios Va y VIa, seguido de ciclación, para dar los compuestos intermedios VIIa y VIIIa, respectivamente, en donde R se define como antes en esta reivindicación,

5') sulfonación de los compuestos intermedios VIIa y VIIIa con haluro de sulfonilo de fórmula M-SO2X (en donde M es alquilo o arilo sustituido o no sustituido, X es halógeno) en presencia de catalizador y base, para dar los compuestos intermedios IXa y Xa, respectivamente,

6') hacer reaccionar el compuesto intermedio IXa o el compuesto intermedio Xa con bencilamina para llevar a cabo la alquilación de la amina, para dar el compuesto correspondiente XIa o XIIa;

7') reacción de acoplamiento cruzado de los compuestos intermedios IXa y XIIa o los compuestos intermedios Xa y XIa en condiciones básicas, para dar los compuestos intermedios XIIIa, en donde la definición de Ar' es la misma que la definición anterior de M en esta reivindicación,

y opcionalmente convertir el compuesto intermedio XII Ia en el hidrocloruro del mismo,
8') desprotección del compuesto intermedio XII Ia para dar el D-nebivolol (fórmula Ia),

o convertir el hidrocloruro del compuesto intermedio XII Ia en el compuesto intermedio XII Ia en forma libre por neutralización con base, seguido de desprotección para dar el D-nebivolol (fórmula la).
2. Un procedimiento para preparar L-nebivolol (fórmula Ib),

comprendiendo el procedimiento las siguientes etapas:
3") epoxidación asimétrica del compuesto de fórmula IV1 y el compuesto de fórmula IV2 para dar los compuestos intermedios Vb y VIb, respectivamente, en donde R es un grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, o -CH2Ar, en donde Ar es arilo no sustituido o sustituido,

4") desprotección de los compuestos intermedios Vb y VIb, seguido de ciclación, para dar los compuestos intermedios VIIb y VIIIb, respectivamente, en donde R se define como antes en esta reivindicación,

5") sulfonación de los compuestos intermedios VIIb y VIIIb con haluro de sulfonilo de fórmula M-SO2X (en donde M es alquilo o arilo sustituido o no sustituido, X es halógeno) en presencia de catalizador y base, para dar los compuestos intermedios IXb y Xb, respectivamente,

6") hacer reaccionar el compuesto intermedio IXb o el compuesto intermedio Xb con bencilamina para llevar a cabo la alquilación de la amina, para dar los compuestos intermedios XIb o XIIb
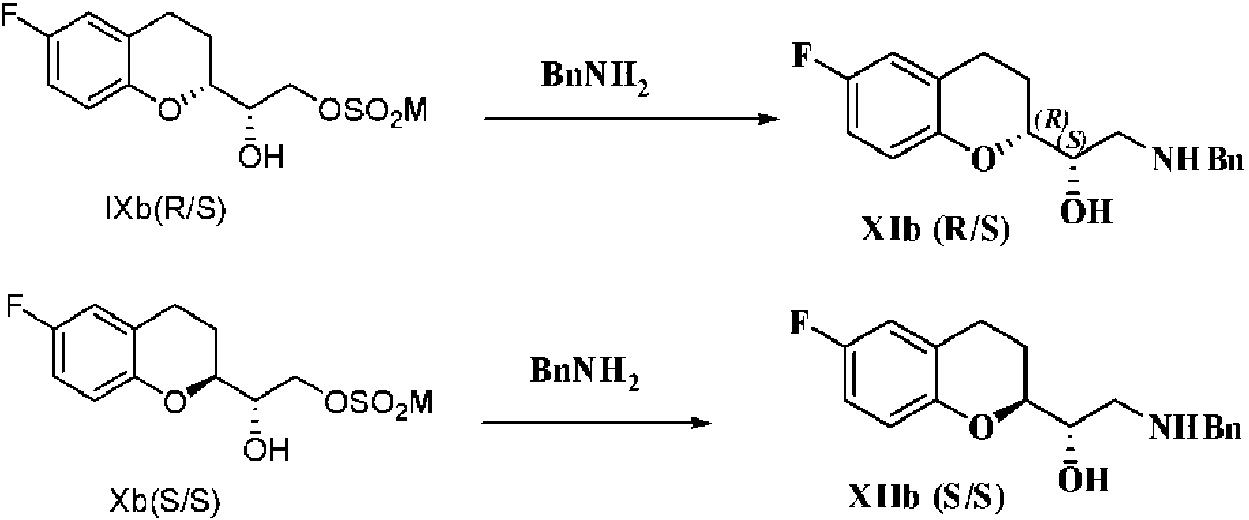
7") reacción de acoplamiento cruzado de los compuestos intermedios IXb y XIIb o los compuestos intermedios Xb y XIb en condiciones básicas, para dar el compuesto intermedio XIIIb, en donde la definición de Ar' es la misma que la definición anterior de M en esta reivindicación,

y opcionalmente convertir el compuesto intermedio XIIIb en el hidrocloruro del mismo,
8") desprotección del compuesto intermedio XIIIb para dar el L-nebivolol (fórmula Ib),

o convertir el hidrocloruro del compuesto intermedio XIIIb en el compuesto intermedio XIIIb en forma libre por
neutralización con base, seguido de desprotección para dar el L-nebivolol (fórmula Ib).
3. El procedimiento según la reivindicación 1 o 2, en donde en la etapa 3'), se usa la epoxidación asimétrica de Sharpless, y el catalizador quiral usado en la reacción es el D-(-)-tartrato de dietilo o D-(-)-tartrato de diisopropilo, el reactivo en la reacción es tetraisopropóxido de titanio, hidroperóxido de terc-butilo o hidroperóxido de cumeno, el disolvente en la reacción es dicloruro de metileno, y se añaden tamices moleculares 3A o 4A molecular en el sistema de reacción, o
en donde en la etapa 3"), se usa la epoxidación asimétrica de Sharpless, y el catalizador quiral usado en la reacción es el L-(+)-tartrato de dietilo o L-(+)-tartrato de diisopropilo, el reactivo en la reacción es tetraisopropóxido de titanio, hidroperóxido de terc-butilo o hidroperóxido de cumeno, el disolvente en la reacción es dicloruro de metileno, y se añaden tamices moleculares 3A o 4A al sistema de reacción, y en donde en la etapa 4') o etapa 4"), la desprotección se puede llevar a cabo por métodos convencionales en el campo de la química orgánica para eliminar el grupo protector de hidroxi, por ejemplo, por hidrogenolisis en presencia de catalizador para eliminar el grupo protector bencilo, y la ciclación se lleva a cabo en presencia de base; el catalizador usado en la hidrogenolisis es catalizador de Pd; la base usada en la ciclación se selecciona de hidróxido o carbonato de metal alcalino o metal alcalinotérreo, alcóxido, o base heterocíclica orgánica; o la desprotección y la ciclación se llevan a cabo por hidrogenolisis usando Pd/C como catalizador en condiciones básicas para simultáneamente eliminar el grupo protector bencilo y llevar a cabo la ciclación, para dar directamente el producto de ciclación.
4. Un procedimiento para preparar una mezcla de D-nebivolol (fórmula Ia) y L-nebivolol (fórmula Ib) en cualquier proporción

comprendiendo el procedimiento:
(1) según el procedimiento de una cualquiera de las reivindicaciones 1-3, preparación de D-nebivolol (fórmula Ia) y L-nebivolol (fórmula Ib), respectivamente, y mezcla de los mismos en cualquier proporción; o
(2) según el procedimiento de una cualquiera de las reivindicaciones 1-3, preparación del hidrocloruro del compuesto intermedio XIIIa y el hidrocloruro del compuesto intermedio XIIIb, respectivamente, y mezcla de los mismos en cualquier proporción, neutralización con base, y desprotección de la mezcla resultante en donde el catalizador usado en la reacción de desprotección es catalizador de Pd, el disolvente en la reacción es alcohol, éster o éter, o una mezcla de cualesquiera dos o más de estos disolventes; o
(3) según el procedimiento de una cualquiera de las reivindicaciones 1-3, preparación del hidrocloruro del compuesto intermedio XIIIa y el hidrocloruro del compuesto intermedio XIIIb, respectivamente, neutralización de los mismos con base respectivamente para obtener el compuesto intermedio libre XIIIa y el compuesto intermedio libre XIIIb, mezcla de los dos compuestos intermedios libres en cualquier proporción, y desprotección de la mezcla resultante en donde el catalizador usado en la reacción de desprotección es catalizador de Pd, el disolvente en la reacción es alcohol, éster o éter, o una mezcla de cualesquiera dos o más de estos disolventes.
5. Un compuesto de fórmula III

en donde R es grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, o -CH2Ar, en donde Ar es arilo no sustituido o sustituido;
o un compuesto de fórmula IV1'
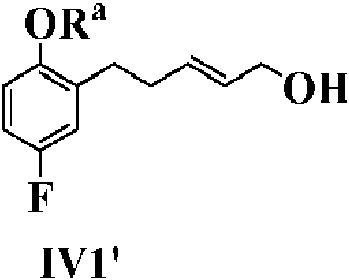
en donde Ra es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo seleccionado de t-BuPh2Si, (i-Pr)3Si y Et3Si, o -CH2Ar, en donde Ar es arilo no sustituido o sustituido;
o un compuesto de fórmula IV2'
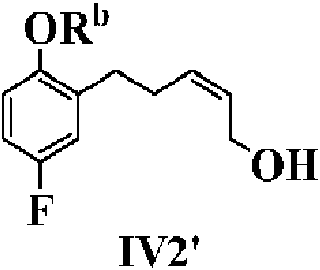
en donde Rb es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo seleccionado de t-BuPh2Si, (i-Pr)3Si y Et3Si, o - CH2Ar, en donde Ar es arilo no sustituido o sustituido;
o un compuesto de fórmula V' (2R*,3R*)
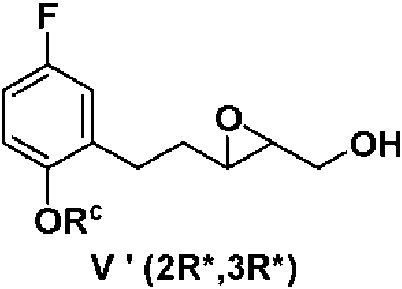
en donde Rc es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo, o -CH2Ar, en donde Ar es arilo no sustituido o sustituido,
en donde el compuesto V' es el racemato, cuya configuración relativa se representa por V' (2R*,3R*), que es una mezcla racémica que consiste en cantidades equimolares de Va'(2R,3R) y el enantiómero Vb'(2S,3S).
6. El compuesto de la reivindicación 5, que se selecciona de
5-[2-(benciloxi)-5-fluorofenil]pent-2-ino-1-ol,
trans-5-[2-(benciloxi)-5-fluorofenil]pent-2-eno-1-ol,
(2R*,3R*)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano,
cis-5-[2-(benciloxi)-5-fluorofenil]pent-2-eno-1-ol,
(2R,3R)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano, y
(2S,3S)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano,
7. Un compuesto de fórmula VI' (2R*,3S*)
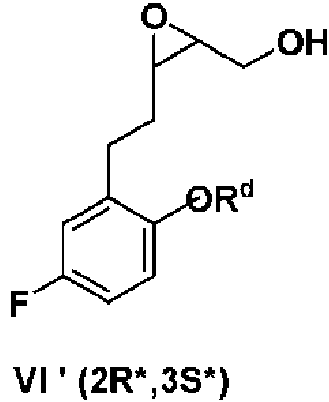
en donde Rd es grupo protector de hidroxi, que se selecciona de grupo protector aralquilo, alcoxialquilo, alilo o sililo, o -CH2Ar, en donde Ar es arilo no sustituido o sustituido,
en donde el compuesto VI' es el racemato, cuya configuración relativa se representa por VI' (2R*,3S*), que es una mezcla racémica que consiste en cantidades equimolares de VIa'(2R,3S) y el enantiómero VIb' (2S,3R).
8. El compuesto de la reivindicación 7, que se selecciona de
(2R*,3S*)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano,
(2R,3S)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano, y
(2S,3R)-3-[2-(benciloxi)-5-fluorofenetil]-2-hidroximetil-oxaciclopropano.
9. Un compuesto de fórmula XI':

en donde R' es bencilo no sustituido;
o un compuesto de fórmula XII':

en donde R' es bencilo no sustituido.
10. El compuesto de la reivindicación 9, que es
(R*,R*)-(+/-)-a-[(bencilamino)metil]-(6-fluoro-2-cromanil)-metanol.
11. Un compuesto que es
1 -[6-fluoro-(2S*)-3,4-dihidro-2H-benzopiran-2-il]-(1 R*)-1,2-etilenglicol.
12. Un procedimiento para preparar el compuesto de fórmula VII (S*/R*),

en donde VII (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIa (S/R) y el enantiómero VIIb (R/S),

comprendiendo el procedimiento las siguientes etapas:
3) epoxidación del compuesto de fórmula IV1 en configuración trans en presencia de reactivo de epoxidación para dar el epóxido intermedio V,

en donde R es grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, o -ChhAr, en donde Ar es arilo no sustituido o sustituido, pero el R mostrado en las siguientes fórmulas se representa por bencilo (Bn) como un ejemplo,

en donde el compuesto V es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Va y el enantiómero Vb, cuya configuración relativa se representa como V (2R*,3R*)
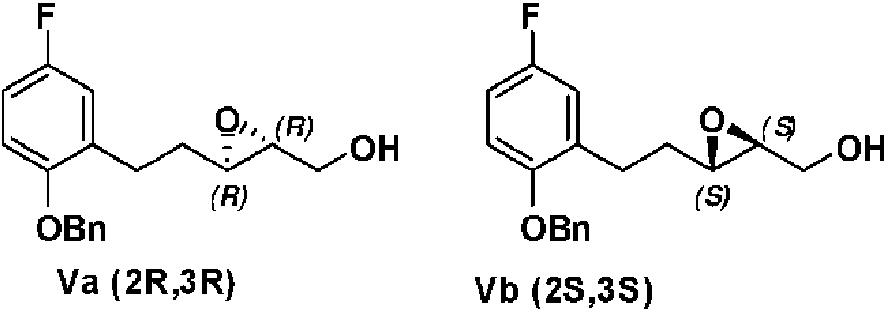
4) desprotección del compuesto de fórmula V (2R*,3R*), seguido de reacción de ciclación, para dar los compuestos intermedios de fórmula VII (S*/R*), en donde R se define como antes en esta reivindicación, pero el R mostrado en las siguientes fórmulas se representa por bencilo (Bn) como un ejemplo,

en donde VII (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIa (S/R) y el enantiómero VIIb (R/S),

13. Un procedimiento para preparar el compuesto de fórmula VIII (R*/R*),

en d o n d e V III (R */R *) es e l racem ato , que es u n a m ezc la ra cé m ica que co n s is te en ca n tid a d e s e q u im o la re s de l co m p u e s to de fó rm u la V IIIa (R /R ) y e l e n a n tió m e ro V IIIb (S /S),

comprendiendo el procedimiento las siguientes etapas:
3) epoxidación del compuesto de fórmula IV2 en configuración cis en presencia de reactivo de epoxidación para dar el epóxido intermedio VI,

en donde R es grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, o -CH2Ar, en donde Ar es arilo no sustituido o sustituido, pero el R mostrado en las siguientes fórmulas se representa por bencilo (Bn) como un ejemplo,

en donde el compuesto VI es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIa y el enantiómero VIb, cuya configuración relativa se representa como VI (2R*,3S*)

4) desprotección del compuesto de fórmula VI (2R*,3S*), seguido de reacción de ciclación, para dar los compuestos intermedios de fórmula VIII (R*/R*), en donde R se define como antes en esta reivindicación, pero el R mostrado en las siguientes fórmulas se representa por bencilo (Bn) como un ejemplo,

en do nd e VIII (R */R *) es el race m a to , q u e es un a m e zc la ra cé m ica que co n s is te en ca n tid a d e s e q u im o la re s del co m p u e s to de fó rm u la V IIIa (R /R ) y e l e n a n tió m e ro V IIIb (S /S),

14. Un procedimiento para preparar el nebivolol de fórmula I racémico,

en donde I (S*R*R*R*) representa el racemato, que es una mezcla racémica que consiste en cantidades equimolares de D-nebivolol Ia (SRRR) y su enantiómero L-nebivolol Ib (RSSS) que tiene las siguientes configuraciones;

comprendiendo el procedimiento las siguientes etapas:
1) reducción del compuesto de fórmula III con hidruro de metal compuesto para dar el compuesto de fórmula IV1 en configuración trans, y opcionalmente la siguiente etapa: adición al compuesto resultante de fórmula IV1 de disolvente orgánico no polar, agitación de 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula IV1 en forma de sólido,

en donde R es grupo protector de hidroxi, que se selecciona de grupo protector alquilo, haloalquilo, aralquilo, alcoxialquilo, alilo o sililo, o -ChbAr, en donde Ar es arilo no sustituido o sustituido,
2) reducción del compuesto de fórmula III por hidrogenación catalítica selectiva para dar el compuesto de fórmula IV2 en configuración cis, y opcionalmente la siguiente etapa: adición al compuesto resultante de fórmula IV2 de disolvente orgánico no polar, agitación de 0°C a -20°C, seguido de cristalización y filtración, para dar el compuesto de fórmula IV2 en forma de sólido,
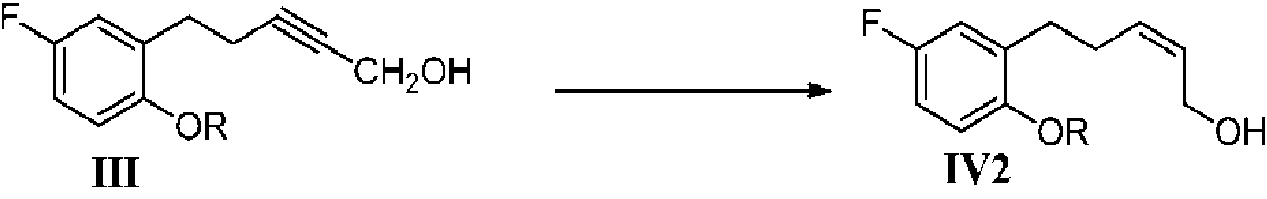
en donde R se define como antes en la etapa 1),
3) epoxidación del compuesto de fórmula IV1 en configuración trans y el compuesto de fórmula IV2 en configuración cis en presencia de reactivo de epoxidación para dar los epóxidos intermedios V y VI, respectivamente, en donde R se define como antes en esta reivindicación,

en donde el compuesto V es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Va y el enantiómero Vb, cuya configuración relativa se representa como V (2R*,3R*)

en donde el compuesto VI es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIa y el enantiómero VIb, cuya configuración relativa se representa como VI (2R*,3S*)

4) desprotección del compuesto de fórmula V y el compuesto de fórmula VI, seguido de reacción de ciclación, para dar los compuestos intermedios de fórmula VII (S*/R*) y fórmula VIII (R*/R*), respectivamente, en donde R se define como antes en esta reivindicación,

en donde VII (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula VIIa (S/R) y el enantiómero VIIb (R/S),

en do nd e V III (R */R *) es el racem ato , q u e es un a m ezc la ra cé m ica que co n s is te en ca n tid a d e s e q u im o la re s del co m p u e s to de fó rm u la V IIIa (R /R ) y e l e n a n tió m e ro V IIIb (S /S),

5) sulfonilación de los compuestos de fórmula VII y fórmula VIII con haluro de sulfonilo de fórmula M-SO2X (en donde M es alquilo o arilo sustituido o no sustituido, X es halógeno) en presencia de catalizador y base, para dar los compuestos IX (S*/R*) y X (R*/R*), respectivamente,

en donde IX (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula IXa (S/R) y el enantiómero IXb (R/S),

en donde X (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Xa (R/R) y el enantiómero Xb (S/S),

6) hacer reaccionar el compuesto de fórmula IX o X con bencilamina para llevar a cabo la alquilación de la amina, para dar el compuesto correspondiente XI o XII;

en donde XI (S*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIa (S/R) y el enantiómero XIb (R/S),

en donde XII (R*/R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIIa (R/R) y el enantiómero XIIb (S/S)

7) reacción de acoplamiento cruzado de los compuestos intermedios IX (S*/R*) y XII (R*/R*) o los compuestos intermedios X (R*/R*) y XI (S*/R*) en condiciones básicas, para dar los compuestos XIII (S*R*R*R*) y XIII' (S*R*S*S*), en donde la definición de R" es la misma que la definición anterior de M en esta reivindicación,

en donde XIII (S*R*R*R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIIIa (SRRR) y el enantiómero XIIIb (RSSS),

XIII' (S*R*S*S*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula XIII'a (Sr Ss ) y el enantiómero XIII'b (RSRR),

8) formación de la sal de una mezcla de los compuestos de fórmula XIII y fórmula XIII', y purificación por
recristalización para eliminar el isómero XIII' (S*R*S*S*), para dar el compuesto intermedio XIII (S*R*R*R*), 9) desprotección del compuesto intermedio XIII (S*R*R*R*) para dar el nebivolol de fórmula I racémico

en donde I (S*R*R*R*) es el racemato, que es una mezcla racémica que consiste en cantidades equimolares del compuesto de fórmula Ia (SRRR) y el enantiómero Ib (RSSS).
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| PCT/CN2015/079329 WO2016183809A1 (zh) | 2015-05-19 | 2015-05-19 | 奈必洛尔的合成方法及其中间体化合物 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2901966T3 true ES2901966T3 (es) | 2022-03-24 |
Family
ID=57319165
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES15892188T Active ES2901966T3 (es) | 2015-05-19 | 2015-05-19 | Método de síntesis de nebivolol y compuesto intermedio del mismo |
Country Status (8)
| Country | Link |
|---|---|
| US (3) | US10526304B2 (es) |
| EP (2) | EP3299364B1 (es) |
| JP (1) | JP6847095B2 (es) |
| KR (2) | KR102756069B1 (es) |
| CN (2) | CN113563295A (es) |
| ES (1) | ES2901966T3 (es) |
| PL (1) | PL3299364T3 (es) |
| WO (1) | WO2016183809A1 (es) |
Families Citing this family (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| ES2901966T3 (es) | 2015-05-19 | 2022-03-24 | Zhejiang Ausun Pharmaceutical Co Ltd | Método de síntesis de nebivolol y compuesto intermedio del mismo |
| CN117567422A (zh) * | 2023-11-24 | 2024-02-20 | 江苏威奇达药业有限公司 | 一种连续流反应合成盐酸奈必洛尔的方法 |
Family Cites Families (20)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CA1337429C (en) | 1983-12-05 | 1995-10-24 | Guy Rosalia Eugene Van Lommen | Derivatives of 2,2'-iminobisethanol |
| CA1337432C (en) | 1988-03-23 | 1995-10-24 | Raymond M. Xhonneux | Method of lowering the blood pressure |
| US6545040B1 (en) | 1988-03-23 | 2003-04-08 | Janssen Pharmaceutica N.V. | Method of lowering the blood pressure |
| CN100387586C (zh) | 2005-03-18 | 2008-05-14 | 中国科学院理化技术研究所 | 手性2-胺基-1-(6-氟-3,4-二氢苯并吡喃基)乙醇的合成方法 |
| AT502220A1 (de) | 2005-07-19 | 2007-02-15 | Pharmacon Forschung & Beratung | Verfahren zur herstellung von nebivolol |
| CN1978442A (zh) | 2005-12-02 | 2007-06-13 | 中国科学院理化技术研究所 | (r,r,r,s)2,2'-[亚氨基二(亚甲基)]双-(6-氟-3,4-二氢-2h-1-苯骈吡喃-2-甲醇)奈吡咯尔盐酸盐的合成方法 |
| PL2102196T3 (pl) | 2006-11-27 | 2012-12-31 | Zach System Spa | Sposób wytwarzania nebiwololu |
| US7999124B2 (en) * | 2006-11-27 | 2011-08-16 | Zach System S.P.A. | Process for preparing nebivolol |
| CN101463024B (zh) | 2007-12-21 | 2011-06-08 | 上海现代制药股份有限公司 | 一种制备rrrs和sssr型的奈必洛尔中间体混合物的方法 |
| IT1397962B1 (it) * | 2010-02-11 | 2013-02-04 | Menarini Int Operations Lu Sa | Processo per la preparazione del nebivololo. |
| US20110250454A1 (en) | 2010-04-09 | 2011-10-13 | Pranab Haldar | Preparation of nebivolol |
| WO2011132140A2 (en) * | 2010-04-20 | 2011-10-27 | Cadila Pharmaceuticals Limited | Process for the conversion of (2r)-6-fluoro-2-[(2s)-oxiran-2-yl]-3,4-dihydro-2h-chromene to (2r)-6-fluoro-2-[(2r)-oxiran-2-yl]-3,4-dihydro-2h-chromene |
| CN102344431B (zh) * | 2010-08-05 | 2014-03-26 | 成都康弘药业集团股份有限公司 | 一种制备奈必洛尔盐酸盐的方法 |
| GB201101959D0 (en) | 2011-02-04 | 2011-03-23 | Univ Nottingham | Novel ether linked compoundsand improved treatments for cardiac and cardiovascular disease |
| ITRM20110418A1 (it) | 2011-08-02 | 2013-02-03 | Menarini Int Operations Lu Sa | Processo per la preparazione di epossidi quali intermedi per la sintesi del nebivololo. |
| CN102816141A (zh) | 2012-09-10 | 2012-12-12 | 济南爱思医药科技有限公司 | 一种制备奈必洛尔消旋体盐酸盐的方法 |
| CN104650022B (zh) | 2013-11-20 | 2018-09-25 | 浙江奥翔药业股份有限公司 | 奈必洛尔的合成方法及其中间体化合物 |
| CN103833717B (zh) | 2014-03-28 | 2016-03-30 | 北京师范大学 | 一种奈必洛尔盐酸盐的合成方法 |
| DE102014107132A1 (de) | 2014-05-20 | 2015-11-26 | Corden Pharma International Gmbh | Verfahren zur Herstellung von Epoxiden die in der Herstellung von Nebivolol und dessen Derivaten einsetzbar sind |
| ES2901966T3 (es) | 2015-05-19 | 2022-03-24 | Zhejiang Ausun Pharmaceutical Co Ltd | Método de síntesis de nebivolol y compuesto intermedio del mismo |
-
2015
- 2015-05-19 ES ES15892188T patent/ES2901966T3/es active Active
- 2015-05-19 CN CN202110813188.1A patent/CN113563295A/zh active Pending
- 2015-05-19 CN CN201580079854.6A patent/CN107531662B/zh active Active
- 2015-05-19 PL PL15892188T patent/PL3299364T3/pl unknown
- 2015-05-19 JP JP2018512461A patent/JP6847095B2/ja active Active
- 2015-05-19 WO PCT/CN2015/079329 patent/WO2016183809A1/zh not_active Ceased
- 2015-05-19 KR KR1020237014455A patent/KR102756069B1/ko active Active
- 2015-05-19 US US15/575,171 patent/US10526304B2/en active Active
- 2015-05-19 EP EP15892188.2A patent/EP3299364B1/en active Active
- 2015-05-19 KR KR1020177035745A patent/KR102529680B1/ko active Active
- 2015-05-19 EP EP21202835.1A patent/EP3974419A3/en not_active Withdrawn
-
2019
- 2019-12-03 US US16/702,347 patent/US11142512B2/en active Active
-
2021
- 2021-09-02 US US17/465,606 patent/US12466802B2/en active Active
Also Published As
| Publication number | Publication date |
|---|---|
| WO2016183809A1 (zh) | 2016-11-24 |
| US20180141926A1 (en) | 2018-05-24 |
| EP3974419A3 (en) | 2022-07-27 |
| PL3299364T3 (pl) | 2022-02-07 |
| US11142512B2 (en) | 2021-10-12 |
| EP3974419A2 (en) | 2022-03-30 |
| US20220056003A1 (en) | 2022-02-24 |
| KR20180004810A (ko) | 2018-01-12 |
| CN107531662B (zh) | 2021-08-06 |
| JP2018522060A (ja) | 2018-08-09 |
| KR20230068441A (ko) | 2023-05-17 |
| US12466802B2 (en) | 2025-11-11 |
| KR102756069B1 (ko) | 2025-01-22 |
| CN107531662A (zh) | 2018-01-02 |
| EP3299364B1 (en) | 2021-10-20 |
| EP3299364A4 (en) | 2019-03-20 |
| US10526304B2 (en) | 2020-01-07 |
| JP6847095B2 (ja) | 2021-03-24 |
| US20200102282A1 (en) | 2020-04-02 |
| KR102529680B1 (ko) | 2023-05-09 |
| CN113563295A (zh) | 2021-10-29 |
| EP3299364A1 (en) | 2018-03-28 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2359949T3 (es) | Métodos para preparar hexhidrofuro(2,3-b)furan-3-ol. | |
| JP3235448B2 (ja) | 1,4−ベンゾジオキサン誘導体の製法 | |
| ES2713181T3 (es) | Composiciones de ciclohexenona y proceso para hacerla | |
| JP3611332B2 (ja) | アミド誘導体の製造方法及び中間体化合物 | |
| ES2588982T3 (es) | Proceso para preparar nebivolol | |
| JPWO1997011938A1 (ja) | アミド誘導体の製造方法及び中間体化合物 | |
| US12466802B2 (en) | Nebivolol synthesis method and intermediate compound thereof | |
| US10450282B2 (en) | Stereospecific process for 3-heterocyclylcycloaliphatic-1,2-diols | |
| JP7744945B2 (ja) | ネビボロールの合成方法及びその中間化合物 | |
| Martin et al. | A simple and efficient synthesis of optically pure 4-alkylisoxazolidin-4-ols | |
| RU2388747C2 (ru) | Способы получения производных бицикло [3.1.0]гексана и промежуточные соединения для этой цели | |
| KR100418327B1 (ko) | 신규의 아지리딘 유도체 및 그 제조방법 | |
| Miranda et al. | New Approach for the Stereoselective Synthesis of (+)-epi-Cytoxazone | |
| JP3904491B2 (ja) | アミド誘導体の製造方法及び中間体化合物 | |
| KR101123847B1 (ko) | 오셀타미비어(타미플루)의 제조 방법 | |
| WO2015141765A1 (ja) | サラシノールの製造に有用な化合物およびそれらの製造法、サラシノールの製造法、ジオール基の保護方法および脱保護方法、並びにジオール基の保護剤 | |
| JP2017214422A (ja) | サラシノールの製造に有用な化合物およびそれらの製造法、サラシノールの製造法、ジオール基の保護方法および脱保護方法、並びにジオール基の保護剤 |