ES2912276T3 - Composiciones para tratar y/o prevenir necrosis celular o tisular que seleccionan como diana específicamente catepsina C y/o CELA1 y/o CELA3A y/o enzimas estructuralmente relacionadas con las mismas - Google Patents
Composiciones para tratar y/o prevenir necrosis celular o tisular que seleccionan como diana específicamente catepsina C y/o CELA1 y/o CELA3A y/o enzimas estructuralmente relacionadas con las mismas Download PDFInfo
- Publication number
- ES2912276T3 ES2912276T3 ES16721510T ES16721510T ES2912276T3 ES 2912276 T3 ES2912276 T3 ES 2912276T3 ES 16721510 T ES16721510 T ES 16721510T ES 16721510 T ES16721510 T ES 16721510T ES 2912276 T3 ES2912276 T3 ES 2912276T3
- Authority
- ES
- Spain
- Prior art keywords
- necrosis
- cell
- substituted
- unsubstituted
- disease
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D285/00—Heterocyclic compounds containing rings having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by groups C07D275/00 - C07D283/00
- C07D285/01—Five-membered rings
- C07D285/02—Thiadiazoles; Hydrogenated thiadiazoles
- C07D285/04—Thiadiazoles; Hydrogenated thiadiazoles not condensed with other rings
- C07D285/10—1,2,5-Thiadiazoles; Hydrogenated 1,2,5-thiadiazoles
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/16—Amides, e.g. hydroxamic acids
- A61K31/165—Amides, e.g. hydroxamic acids having aromatic rings, e.g. colchicine, atenolol, progabide
- A61K31/167—Amides, e.g. hydroxamic acids having aromatic rings, e.g. colchicine, atenolol, progabide having the nitrogen of a carboxamide group directly attached to the aromatic ring, e.g. lidocaine, paracetamol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/40—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil
- A61K31/403—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil condensed with carbocyclic rings, e.g. carbazole
- A61K31/404—Indoles, e.g. pindolol
- A61K31/4045—Indole-alkylamines; Amides thereof, e.g. serotonin, melatonin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/415—1,2-Diazoles
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/4164—1,3-Diazoles
- A61K31/4178—1,3-Diazoles not condensed 1,3-diazoles and containing further heterocyclic rings, e.g. pilocarpine, nitrofurantoin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/4196—1,2,4-Triazoles
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/425—Thiazoles
- A61K31/426—1,3-Thiazoles
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/425—Thiazoles
- A61K31/428—Thiazoles condensed with carbocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/4439—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a five-membered ring with nitrogen as a ring hetero atom, e.g. omeprazole
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/445—Non condensed piperidines, e.g. piperocaine
- A61K31/4523—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems
- A61K31/454—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems containing a five-membered ring with nitrogen as a ring hetero atom, e.g. pimozide, domperidone
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/496—Non-condensed piperazines containing further heterocyclic rings, e.g. rifampin, thiothixene or sparfloxacin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/536—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines ortho- or peri-condensed with carbocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/16—Drugs for disorders of the alimentary tract or the digestive system for liver or gallbladder disorders, e.g. hepatoprotective agents, cholagogues, litholytics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/18—Drugs for disorders of the alimentary tract or the digestive system for pancreatic disorders, e.g. pancreatic enzymes
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P13/00—Drugs for disorders of the urinary system
- A61P13/12—Drugs for disorders of the urinary system of the kidneys
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P15/00—Drugs for genital or sexual disorders; Contraceptives
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P17/00—Drugs for dermatological disorders
- A61P17/02—Drugs for dermatological disorders for treating wounds, ulcers, burns, scars, keloids, or the like
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P17/00—Drugs for dermatological disorders
- A61P17/06—Antipsoriatics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/02—Drugs for skeletal disorders for joint disorders, e.g. arthritis, arthrosis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
- A61P25/16—Anti-Parkinson drugs
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
- A61P3/10—Drugs for disorders of the metabolism for glucose homeostasis for hyperglycaemia, e.g. antidiabetics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/04—Antibacterial agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/12—Antivirals
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/02—Antineoplastic agents specific for leukemia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
- A61P37/06—Immunosuppressants, e.g. drugs for graft rejection
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P39/00—General protective or antinoxious agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P39/00—General protective or antinoxious agents
- A61P39/02—Antidotes
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P39/00—General protective or antinoxious agents
- A61P39/06—Free radical scavengers or antioxidants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/06—Antiarrhythmics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C233/00—Carboxylic acid amides
- C07C233/01—Carboxylic acid amides having carbon atoms of carboxamide groups bound to hydrogen atoms or to acyclic carbon atoms
- C07C233/16—Carboxylic acid amides having carbon atoms of carboxamide groups bound to hydrogen atoms or to acyclic carbon atoms having the nitrogen atom of at least one of the carboxamide groups bound to a carbon atom of a hydrocarbon radical substituted by singly-bound oxygen atoms
- C07C233/24—Carboxylic acid amides having carbon atoms of carboxamide groups bound to hydrogen atoms or to acyclic carbon atoms having the nitrogen atom of at least one of the carboxamide groups bound to a carbon atom of a hydrocarbon radical substituted by singly-bound oxygen atoms with the substituted hydrocarbon radical bound to the nitrogen atom of the carboxamide group by a carbon atom of a six-membered aromatic ring
- C07C233/25—Carboxylic acid amides having carbon atoms of carboxamide groups bound to hydrogen atoms or to acyclic carbon atoms having the nitrogen atom of at least one of the carboxamide groups bound to a carbon atom of a hydrocarbon radical substituted by singly-bound oxygen atoms with the substituted hydrocarbon radical bound to the nitrogen atom of the carboxamide group by a carbon atom of a six-membered aromatic ring having the carbon atom of the carboxamide group bound to a hydrogen atom or to a carbon atom of an acyclic saturated carbon skeleton
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D209/00—Heterocyclic compounds containing five-membered rings, condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D209/02—Heterocyclic compounds containing five-membered rings, condensed with other rings, with one nitrogen atom as the only ring hetero atom condensed with one carbocyclic ring
- C07D209/04—Indoles; Hydrogenated indoles
- C07D209/08—Indoles; Hydrogenated indoles with only hydrogen atoms or radicals containing only hydrogen and carbon atoms, directly attached to carbon atoms of the hetero ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D231/00—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings
- C07D231/54—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings condensed with carbocyclic rings or ring systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D233/00—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings
- C07D233/04—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings having one double bond between ring members or between a ring member and a non-ring member
- C07D233/28—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings having one double bond between ring members or between a ring member and a non-ring member with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D233/44—Nitrogen atoms not forming part of a nitro radical
- C07D233/48—Nitrogen atoms not forming part of a nitro radical with acyclic hydrocarbon or substituted acyclic hydrocarbon radicals, attached to said nitrogen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D233/00—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings
- C07D233/54—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings having two double bonds between ring members or between ring members and non-ring members
- C07D233/66—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings having two double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D233/88—Nitrogen atoms, e.g. allantoin
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D249/00—Heterocyclic compounds containing five-membered rings having three nitrogen atoms as the only ring hetero atoms
- C07D249/02—Heterocyclic compounds containing five-membered rings having three nitrogen atoms as the only ring hetero atoms not condensed with other rings
- C07D249/08—1,2,4-Triazoles; Hydrogenated 1,2,4-triazoles
- C07D249/10—1,2,4-Triazoles; Hydrogenated 1,2,4-triazoles with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D249/14—Nitrogen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D265/00—Heterocyclic compounds containing six-membered rings having one nitrogen atom and one oxygen atom as the only ring hetero atoms
- C07D265/04—1,3-Oxazines; Hydrogenated 1,3-oxazines
- C07D265/12—1,3-Oxazines; Hydrogenated 1,3-oxazines condensed with carbocyclic rings or ring systems
- C07D265/14—1,3-Oxazines; Hydrogenated 1,3-oxazines condensed with carbocyclic rings or ring systems condensed with one six-membered ring
- C07D265/20—1,3-Oxazines; Hydrogenated 1,3-oxazines condensed with carbocyclic rings or ring systems condensed with one six-membered ring with hetero atoms directly attached in position 4
- C07D265/22—Oxygen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D275/00—Heterocyclic compounds containing 1,2-thiazole or hydrogenated 1,2-thiazole rings
- C07D275/04—Heterocyclic compounds containing 1,2-thiazole or hydrogenated 1,2-thiazole rings condensed with carbocyclic rings or ring systems
- C07D275/06—Heterocyclic compounds containing 1,2-thiazole or hydrogenated 1,2-thiazole rings condensed with carbocyclic rings or ring systems with hetero atoms directly attached to the ring sulfur atom
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D277/00—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings
- C07D277/02—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings not condensed with other rings
- C07D277/20—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members
- C07D277/32—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D277/38—Nitrogen atoms
- C07D277/42—Amino or imino radicals substituted by hydrocarbon or substituted hydrocarbon radicals
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D277/00—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings
- C07D277/02—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings not condensed with other rings
- C07D277/20—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members
- C07D277/32—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D277/56—Carbon atoms having three bonds to hetero atoms with at the most one bond to halogen
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D295/00—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms
- C07D295/04—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms with substituted hydrocarbon radicals attached to ring nitrogen atoms
- C07D295/14—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms with substituted hydrocarbon radicals attached to ring nitrogen atoms substituted by carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals
- C07D295/155—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms with substituted hydrocarbon radicals attached to ring nitrogen atoms substituted by carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals with the ring nitrogen atoms and the carbon atoms with three bonds to hetero atoms separated by carbocyclic rings or by carbon chains interrupted by carbocyclic rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/04—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/12—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/04—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/06—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings linked by a carbon chain containing only aliphatic carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D409/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms
- C07D409/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms containing two hetero rings
- C07D409/12—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings
- C07D413/04—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings
- C07D413/06—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings linked by a carbon chain containing only aliphatic carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings
- C07D417/12—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains two hetero rings
- C07D498/04—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N15/00—Mutation or genetic engineering; DNA or RNA concerning genetic engineering, vectors, e.g. plasmids, or their isolation, preparation or purification; Use of hosts therefor
- C12N15/09—Recombinant DNA-technology
- C12N15/11—DNA or RNA fragments; Modified forms thereof; Non-coding nucleic acids having a biological activity
- C12N15/113—Non-coding nucleic acids modulating the expression of genes, e.g. antisense oligonucleotides; Antisense DNA or RNA; Triplex- forming oligonucleotides; Catalytic nucleic acids, e.g. ribozymes; Nucleic acids used in co-suppression or gene silencing
- C12N15/1137—Non-coding nucleic acids modulating the expression of genes, e.g. antisense oligonucleotides; Antisense DNA or RNA; Triplex- forming oligonucleotides; Catalytic nucleic acids, e.g. ribozymes; Nucleic acids used in co-suppression or gene silencing against enzymes
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N5/00—Undifferentiated human, animal or plant cells, e.g. cell lines; Tissues; Cultivation or maintenance thereof; Culture media therefor
- C12N5/06—Animal cells or tissues; Human cells or tissues
- C12N5/0602—Vertebrate cells
- C12N5/0652—Cells of skeletal and connective tissues; Mesenchyme
- C12N5/0669—Bone marrow stromal cells; Whole bone marrow
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12Y—ENZYMES
- C12Y304/00—Hydrolases acting on peptide bonds, i.e. peptidases (3.4)
- C12Y304/14—Dipeptidyl-peptidases and tripeptidyl-peptidases (3.4.14)
- C12Y304/14001—Dipeptidyl-peptidase I (3.4.14.1), i.e. cathepsin-C
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12Y—ENZYMES
- C12Y304/00—Hydrolases acting on peptide bonds, i.e. peptidases (3.4)
- C12Y304/21—Serine endopeptidases (3.4.21)
- C12Y304/21036—Pancreatic elastase (3.4.21.36)
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N2310/00—Structure or type of the nucleic acid
- C12N2310/10—Type of nucleic acid
- C12N2310/14—Type of nucleic acid interfering nucleic acids [NA]
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N2501/00—Active agents used in cell culture processes, e.g. differentation
- C12N2501/30—Hormones
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N2501/00—Active agents used in cell culture processes, e.g. differentation
- C12N2501/999—Small molecules not provided for elsewhere
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Pharmacology & Pharmacy (AREA)
- Medicinal Chemistry (AREA)
- Veterinary Medicine (AREA)
- Engineering & Computer Science (AREA)
- Epidemiology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Genetics & Genomics (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Biomedical Technology (AREA)
- Zoology (AREA)
- Wood Science & Technology (AREA)
- General Engineering & Computer Science (AREA)
- Biochemistry (AREA)
- Biotechnology (AREA)
- Molecular Biology (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Microbiology (AREA)
- Immunology (AREA)
- Virology (AREA)
- Plant Pathology (AREA)
- Pain & Pain Management (AREA)
- Rheumatology (AREA)
- Hematology (AREA)
- Physics & Mathematics (AREA)
- Biophysics (AREA)
- Diabetes (AREA)
- Toxicology (AREA)
- Heart & Thoracic Surgery (AREA)
- Oncology (AREA)
- Cardiology (AREA)
Abstract
Compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona, y un compuesto caracterizado por la estructura de fórmula VI: **(Ver fórmula)** en la que G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido; en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos, para su uso terapéutico en el tratamiento o la prevención de necrosis celular o tisular en un sujeto que lo necesita.
Description
DESCRIPCIÓN
Composiciones para tratar y/o prevenir necrosis celular o tisular que seleccionan como diana específicamente catepsina C y/o CELA1 y/o CELA3A y/o enzimas estructuralmente relacionadas con las mismas
Referencia cruzada a solicitudes relacionadas
Esta solicitud reivindica el beneficio de la solicitud provisional estadounidense con número de serie 62/143.821, presentada el 7 de abril de 2015, y la solicitud provisional estadounidense con número de serie 62/170.717, presentada el 4 de junio de 2015.
Campo de la invención
La presente invención, en algunas realizaciones de la misma, se refiere a composiciones para su uso en el tratamiento y/o la prevención de necrosis celular y, más particularmente, pero no exclusivamente, a la prevención o el tratamiento de necrosis celular por medio de regulación por disminución de la expresión y/o inhibición de la actividad de catepsina C y/o CELA3A y/o CELA1 y/o dianas estructuralmente relacionadas con las mismas intracelulares, tal como se define en las reivindicaciones.
Antecedentes de la invención
Se considera que la necrosis es un proceso único de muerte de células y tejido vivo, que se distingue de la muerte celular programada apoptótica. La necrosis se caracteriza por inflamación celular, digestión de la cromatina y alteración de las membranas plasmáticas y de los orgánulos. Las últimas fases de la necrosis se caracterizan por una extensa hidrólisis del ADN, vacuolización del retículo endoplásmico, descomposición de los orgánulos y lisis celular. La liberación del contenido intracelular después de la ruptura de la membrana plasmática es una causa de inflamación observada con la necrosis. La necrosis se ha considerado durante mucho tiempo como un modo patológico accidental de muerte celular; sin embargo, estudios recientes han presentado varias líneas de evidencias que indican que la necrosis es un proceso regulado.
La apoptosis, a diferencia de la necrosis, depende de la energía. La apoptosis se caracteriza por la activación de caspasas y el modo específico de escisión del ADN, sin embargo, ambos procesos están ausentes en la necrosis.
La muerte celular es un proceso que conduce un punto de no retorno. Por ejemplo, para células hepáticas sometidas a isquemia total, la muerte celular tiene lugar en aproximadamente 150 minutos, momento en el que apenas pueden observarse cambios en los cortes histológicos. La necrosis aparece completamente desarrollada sólo después de 12 a 24 horas. Dicho de otro modo, las células mueren mucho antes de que puedan observarse cambios necróticos mediante un microscopio óptico.
Existen muchas causas de necrosis, incluyendo, por ejemplo, exposición prolongada a lesión, isquemia, anoxia, infarto, infección, cáncer, venenos e inflamación. Por ejemplo, la necrosis puede deberse a la falta de un cuidado apropiado del lugar de la herida.
La necrosis también desempeña un papel en la patología de varias enfermedades graves, incluyendo infarto de miocardio, accidente cerebrovascular, cirrosis hepática y otras enfermedades potencialmente mortales. La insuficiencia cardiaca, una de las principales causas de muerte en los países occidentales, se caracteriza por la pérdida de célula musculares del corazón (cardiomiocitos). Está bien establecido que la muerte celular por necrosis tiene un papel significativo en la pérdida de cardiomiocitos que acompaña a la insuficiente cardiaca.
Actualmente existen varias terapias para la necrosis, incluyendo exploración y desbridamiento quirúrgicos tempranos y agresivos de tejido necrótico, terapia con oxígeno hiperbárico, terapia con oxígeno a alta presión, administración de antibióticos, administración de fármacos antiinflamatorios y administración intravenosa de inmunoglobulinas. Sin embargo, todas ellas se usan con distinto éxito, y una morbimortalidad significativa es atribuible a complicaciones de la necrosis.
Existen muchas causas de necrosis, incluyendo, por ejemplo, exposición prolongada a lesión, isquemia, anoxia, infarto, infección, cáncer, venenos e inflamación. Por ejemplo, la necrosis puede deberse a la falta de un cuidado apropiado del lugar de la herida. La necrosis también desempeña un papel en la patología de varias enfermedades graves, incluyendo infarto de miocardio, accidente cerebrovascular, cirrosis hepática y otras enfermedades potencialmente mortales. La insuficiencia cardiaca, una de las principales causas de muerte en los países occidentales, se caracteriza por la pérdida de célula musculares del corazón (cardiomiocitos). Está bien establecido que la muerte celular por necrosis tiene un papel significativo en la pérdida de cardiomiocitos que acompaña a la insuficiente cardiaca.
Además, el proceso necrótico contribuye a problemas asociados con la conservación de órganos y tejidos
recogidos antes del trasplante. Particularmente, el proceso está implicado en el deterioro de tejido cardiaco durante el almacenamiento del corazón de un donante dando como resultado una mala calidad del mismo. Otros ejemplos son la conservación y el trasplante de tejidos de colgajos cutáneos, riñón, hígado y otros. La necrosis también está implicada en la citotoxicidad a tejidos sanos durante la quimioterapia.
En la actualidad, el único tratamiento para la necrosis es la terapia con oxígeno hiperbárico. Sin embargo, por sí mismo no es un tratamiento farmacológico para la necrosis. Por eso, es el motivo por el que la morbimortalidad significativa puede atribuirse a complicaciones de la necrosis.
Se ha demostrado preliminarmente que determinadas elastasas que catalizan la degradación de proteínas están implicadas en la muerte celular necrótica, y el tratamiento de células afectadas con determinados compuestos inhibidores (elastasa de neutrófilos) previno/trató la necrosis celular in vitro cuando se usaron tales inhibidores a concentraciones de cientos de micromoles (documento WO2003079969).
Jurgen Brojatsch et al. (PLOS ONE, vol. 9, n.° 6, 3 de junio de 2014) han demostrado que una cascada de acontecimiento proteolíticos controla la ruptura de lisosomas y la muerte celular necrótica mediada por agentes desestabilizantes de lisosomas y otros inductores de la muerte celular necrótica.
Aunque estos hallazgos iniciales son alentadores, dada la amplitud de los miembros de la familia, la dificultad para definir a priori inhibidores de alta afinidad que sean eficaces en prevenir/tratar la necrosis y la falta de comprensión de qué miembro de la familia de elastasas es una diana eficaz para el tratamiento y la prevención de necrosis, hasta la fecha sigue siendo difícil de lograr una terapia ideal para la misma.
Sumario de la invención
La invención se define por las reivindicaciones. Cualquier contenido que se encuentre fuera del alcance de las reivindicaciones se proporciona únicamente con fines de información.
En una primera realización, la presente invención se refiere a un compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona y un compuesto caracterizado por la estructura de fórmula VI:

Fórmula VI
en la que G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y
G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;
en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos,
para su uso terapéutico en el tratamiento o la prevención de necrosis celular o tisular en un sujeto que lo necesita.
En una segunda realización, la presente invención se refiere a un método para prevenir o tratar la necrosis celular o tisular ex vivo o in vitro que comprende el uso de un compuesto de la invención.
En una tercera realización, la presente invención se refiere a una composición farmacéutica que comprende una cantidad eficaz de un compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona y un compuesto caracterizado por la estructura de fórmula VI:

Fórmula VI
en la que G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y
G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;
en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos,
o una sal farmacéutica de los mismos, o cualquier combinación de los mismos, y que comprende además opcionalmente un portador o excipiente farmacéuticamente aceptable, para su uso terapéutico en el tratamiento o la prevención de necrosis celular o tisular en un sujeto que lo necesita.
En una cuarta realización, la presente invención se refiere a un método para prevenir o tratar la necrosis celular o tisular ex vivo o in vitro que comprende el uso de una composición farmacéutica según la invención.
En una quinta realización, la presente invención se refiere a un compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona o una sal farmacéuticamente aceptable de la misma, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona o una sal farmacéuticamente aceptable de la misma, y un compuesto caracterizado por la estructura de fórmula VI o una sal farmacéuticamente aceptable del mismo, o cualquier combinación de los mismos, para su uso terapéutico en un método de tratamiento, prevención, mejora, supresión de los síntomas o reducción de la incidencia de una enfermedad asociada con necrosis en un sujeto que lo necesita, en el que dicha enfermedad se selecciona del grupo que consiste en una enfermedad neurodegenerativa, degeneración macular, necrosis retiniana, una distrofia muscular, una leucemia, un linfoma, una dificultad respiratoria neonatal, una asfixia, una hernia encarcelada, una diabetes mellitus, una tuberculosis, una endometriosis, una distrofia vascular, una psoriasis, una criolesión, una complicación por carga de hierro, una complicación por tratamiento con esteroides, una cardiopatía isquémica, infarto de miocardio, una lesión por reperfusión, una enfermedad o un daño cerebrovascular, una gangrena, una úlcera de decúbito, una pancreatitis, una hepatitis, una cirrosis, una hemoglobinuria, septicemia, una quemadura, una hipertermia, una enfermedad de Crohn, una celiaquía, un síndrome compartimental, una procolitis necrosante, un síndrome de Stevens-Johnson (SJS), una necrosis epidérmica tóxica (TEN), una fibrosis quística, una artritis reumatoide, una osteomielitis, una fascitis necrosante, una nefrotoxicidad, una lesión de la médula espinal, una glomerulonefritis, una necrosis tubular aguda, una necrosis cortical renal, una artritis degenerativa, una tirosinemia, una enfermedad hereditaria metabólica, una infección bacteriana, vírica, fúngica o parasitaria, una enfermedad de Anderson, una enfermedad mitocondrial congénita, una fenilcetonuria, un infarto placentario, una sífilis, una necrosis aséptica, una necrosis avascular, alcoholismo, una necrosis asociada con la administración de o exposición a un fármaco, una toxina química, un producto agroquímico, un metal pesado, un organofosfato de guerra o venenos de araña o serpiente, una necrosis asociada con la administración de rellenos dérmicos, una necrosis asociada con la administración de fármacos ectópicos, una necrosis inducida por quimioterapia, una necrosis inducida por radiación, o deterioro o reducción de calidad de tejido de trasplante, que comprende administrar una cantidad terapéuticamente eficaz del mismo a ese sujeto, tratando de ese modo la enfermedad en dicho sujeto que lo necesita; y en el que dicha fórmula IV se define de la siguiente manera:

Fórmula VI
en la que G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y
G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;
en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos.
En una sexta realización, la presente invención se refiere a un compuesto o a una composición farmacéutica según la invención para su uso terapéutico en el tratamiento, la prevención, la mejora, la supresión de los síntomas o la reducción de la incidencia de una enfermedad asociada con necrosis celular o tisular en un sujeto que lo necesita, en el que dicha enfermedad se selecciona del grupo que consiste en una enfermedad neurodegenerativa, degeneración macular, necrosis retiniana, una distrofia muscular, una leucemia, un linfoma, una dificultad respiratoria neonatal, una asfixia, una hernia encarcelada, una diabetes mellitus, una tuberculosis, una endometriosis, una distrofia vascular, una psoriasis, una criolesión, una complicación por carga de hierro, una complicación por tratamiento con esteroides, una cardiopatía isquémica, infarto de miocardio, una lesión por reperfusión, una enfermedad o un daño cerebrovascular, una gangrena, una úlcera de decúbito, una pancreatitis, una hepatitis, una cirrosis, una hemoglobinuria, septicemia, una quemadura, una hipertermia, una enfermedad de Crohn, una celiaquía, un síndrome compartimental, una procolitis necrosante, un síndrome de Stevens-Johnson (SJS), una necrosis epidérmica tóxica (TEN), una fibrosis quística, una artritis reumatoide, una osteomielitis, una fascitis necrosante, una nefrotoxicidad, una lesión de la médula espinal, una glomerulonefritis, una necrosis tubular aguda, una necrosis cortical renal, una artritis degenerativa, una tirosinemia, una enfermedad hereditaria metabólica, una infección bacteriana, vírica, fúngica o parasitaria, una enfermedad de Anderson, una enfermedad mitocondrial congénita, una fenilcetonuria, un infarto placentario, una sífilis, una necrosis aséptica, una necrosis avascular, alcoholismo, una necrosis asociada con la administración de o exposición a un fármaco, una toxina química, un producto agroquímico, un metal pesado, un organofosfato de guerra o venenos de araña o serpiente, una necrosis asociada con la administración de rellenos dérmicos, una necrosis asociada con la administración de fármacos ectópicos, una necrosis inducida por quimioterapia, una necrosis inducida por radiación, o deterioro o reducción de calidad de tejido de trasplante.
Breve descripción de los dibujos
En el presente documento se describen algunas realizaciones de la invención, solo a modo de ejemplo, con referencia a los dibujos adjuntos. Ahora, con referencia específica a los dibujos en detalle, se enfatiza que los detalles mostrados son a modo de ejemplo y con fines de discusión ilustrativa de realizaciones de la invención. En este respecto, la descripción tomada con los dibujos hace que sea evidente para los expertos en la técnica cómo pueden ponerse en práctica las realizaciones de la invención.
En los dibujos:
La figura 1 es un gráfico de líneas que representa la cinética de muerte celular inducida por KCN en células U-937. La figura 1 ilustra el tiempo y la respuesta a la dosis de necrosis inducida por KCN. La morfología nuclear se determinó mediante doble tinción con naranja de acridina y bromuro de etidio.
La figura 2 es un gráfico de líneas que representa la inducción de actividad proteolítica mediante el tratamiento con KCN 10 mM tal como se evalúa mediante ensayos enzimáticos. Las células U-937 se trataron con KCN durante diferentes intervalos de tiempo. Las actividades similares a catepsina C y elastasa en los lisados celulares se midieron usando sustratos específicos (tal como se representa con detalle en la sección de Ejemplos a continuación en el presente documento).
La figura 3 ilustra una inhibición dependiente de la dosis de actividad similar a elastasa inducida por KCN en células mediante el inhibidor de elastasa III. Los lisados celulares se prepararon tras el tratamiento con KCN 10 mM durante 30 min. La actividad similar a elastasa se midió usando el sustrato MAAPV. El inhibidor de catepsina L y E-64d no tuvieron ningún efecto sobre la actividad proteolítica similar a elastasa. Datos no mostrados.
Las figuras 4A-B (no forman parte de la invención tal como se reivindica) ilustran el efecto de silenciamiento mediante ARNip para CELA1 y CELA3A sobre la liberación de LDH a partir de células U-937 que experimentan necrosis inducida por diferentes concentraciones de KCN. La figura 4A es un gráfico de barras que ilustra células que se transfectaron con ARNip de control o ARNip para las enzimas específicas y se trataron con o sin KCN durante 7 horas, y luego se determinó la liberación de LDH a partir de las células. La transfección con ARNip de control no tuvo ningún efecto por sí misma. *P<0,001; la figura 4B representa fotografías que ilustran
inmunotransferencia de tipo Western que demuestran la regulación por disminución de las proteínas especificadas debido al tratamiento con ARNip apropiados.
La figura 4C (no forma parte de la invención tal como se reivindica) ilustra el efecto de silenciamiento mediante ARNip para catepsina C, CELA1 y CELA3A sobre la liberación de LDH a partir de células PC-12 que experimentan necrosis inducida por KCN. Las células PC-12 transfectadas con ARNip de control o ARNip para enzimas específicas se incubaron previamente en medio libre de glucosa durante una hora y se trataron con o sin KCN durante 5 horas. Después de eso, se determinó la liberación de LDH a partir de las células. *P<0,001.
Las figuras 5A-B (no forman parte de la invención tal como se reivindica) son gráficos de barras que representan el efecto de los ARNip sobre la actividad de elastasa (figura 5A) y actividad de catepsina C (figura 5B). Las células tratadas mediante el ARNip de control o ARNip para catepsina C, CELA1 o CELA3A se expusieron a KCN 10 mM durante 30 minutos. Luego se lisaron las células y se midieron las actividades similares a catepsina C o elastasa en los lisados con sustratos colorimétricos específicos.
La figura 6 muestra el efecto de un inhibidor de catepsina C específico sobre la liberación de LDH a partir de células PC-12 que experimentan necrosis inducida por KCN. Las células se trataron con o sin diferentes concentraciones de k Cn durante 5 horas en presencia o ausencia de diferentes concentraciones de inhibidor de catepsina C y luego se determinó la liberación de LDH a partir de las células. Se usaron inhibidores de elastasa como controles positivos. *P<0,01.
Las figuras 7A-B son gráficos de barras que representan el efecto protector de diferentes inhibidores de elastasa sobre las células PC-12 que experimentan necrosis. Las figuras 7A-B ilustran células PC-12, que se trataron con o sin KCN durante 5 horas en presencia o ausencia de diferentes concentraciones de inhibidor de elastasa II o III, respectivamente. Luego se determinó la liberación de LDH a partir de las células; * P<0,05. La figura 7C es un gráfico de barras que representa el efecto protector del inhibidor de elastasa II en el rescate de células tratadas con KCN hasta 48 horas. Las células mantenidas en medio deficiente en glucosa se incubaron con o sin inhibidor de elastasa II durante 30 minutos. Luego se trataron las células con o sin KCN durante 5 horas. Después de eso, se cambió el medio a DMEM completo y tuvo lugar la incubación durante 24 ó 48 horas. El propio inhibidor de elastasa no tuvo ningún efecto sobre la supervivencia de células de control. Se usó el método de XTT para medir la viabilidad celular en cada momento especificado, y los resultados se compararon con sus controles respectivos.
Las figuras 8A-B son gráficos de barras que ilustran que los inhibidores de elastasa II y III protegen los cerebros de ratón de la lesión craneal cerrada in vivo. Se muestra la cuantificación del efecto de los inhibidores de elastasa II y III sobre la puntuación de gravedad neurológica (NSS) (figura 8A) y sobre el desarrollo del área necrótica en cerebros de ratones con traumatismo (figura 8B). *P<0,01.
La figura 9 (no forma parte de la invención tal como se reivindica) muestra el efecto protector in vivo del compuesto Z601-4253 (2-(piperidin-1-il)tiazol-4-il)(pirrolidin-1-il)metanona, que pertenece al grupo 2-aminotiazol de compuestos activos contra la toxicidad hepática provocada por la administración de acetaminofeno (APAP). El compuesto se halló explorando una biblioteca de inhibidores de CELA3A basándose en similitudes de la estructura en 3D y análogos topológicos de la enzima CELA3A. Cabe señalar que el compuesto es activo cuando se administra 4 horas después de la administración de APAP.
La figura 10 muestra el efecto protector del compuesto 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona (M059-0891) que pertenece a la serie 2-aminoimidazolina que se halló que era activo explorando una biblioteca de inhibidores de CELA3 tal como se describió anteriormente. Los resultados muestran una reducción significativa en la necrosis y el tamaño de infarto por parte de este inhibidor en un modelo de infarto de miocardio/reperfusión en ratones.
La figura 11 es una alineación de secuencias de las secuencias de aminoácidos de las proteínas elastasa CELA1 (SEQ ID NO: 8), CELA2A (SEQ ID NO: 27), CELA3A (SEQ ID NO: 10) y CELA3B (SEQ ID NO: 25) que indica los sitios diana de aminoácidos (indicados en amarillo para CELA1 y en verde para CELA3A) tal como se determina mediante el software clustalW2, del Instituto Europeo de Bioinformática (EBI).
Descripción detallada de la invención
La presente divulgación, en algunos aspectos, se refiere a composiciones y a composiciones para su uso en el tratamiento y/o la prevención de necrosis celular o tisular y/o enfermedades y estados relacionados con la misma en un sujeto que lo necesita y, más particularmente, pero no exclusivamente, para su uso en la prevención o el tratamiento de necrosis celular o tisular en un sujeto que lo necesita por medio de regulación por disminución de la expresión y/o inhibición de la actividad de al menos una de CELA3 intracelular, que en algunas realizaciones es preferentemente CELA3A o enzimas estructuralmente relacionadas, o en algunas realizaciones, CELA1, o en algunos aspectos, catepsina C, o en algunos aspectos, cualquier combinación de las mismas.
Sorprendentemente, en el presente documento se ha hallado que determinadas enzimas proteolíticas están específicamente implicadas en las fases tempranas de la necrosis y pueden servir como dianas para la definición de un compuesto o agente para regular por disminución la expresión o inhibir la actividad de las mismas, o ambas, dando como resultado la prevención de la necrosis, el tratamiento de la necrosis o una combinación de los mismos.
La catepsina C (CTSC), también denominada dipeptidil peptidasa I (DPP-I), es una proteasa de exocisteína lisosómica. En seres humanos, está codificada por el gen CTSC. La catepsina C cataliza la escisión de dipéptidos a partir del extremo N-terminal de las proteínas. Se sabe que la catepsina C es un activador de elastasas [Turk D. et al., The EMBO Journal (2001) 20 (23): 6570-6582].
CELA1 es el miembro 1 de la familia de elastasas similares a quimotripsina. Su gen está ubicado en el cromosoma 12, ubicación 12q13. Se expresa, por ejemplo, en páncreas, estómago, intestino, riñón, pulmón, tejido embrionario, hígado, músculo, articulación, cerebro, glándula mamaria, bazo, sangre, lengua, hueso y vejiga. CELA3A es el miembro 3A de la familia de elastasas similares a quimotripsina. Su gen está ubicado en el primer cromosoma, ubicación 1p36.12. Se expresa, por ejemplo, en páncreas, vejiga, hígado, próstata, piel, timo, tejido conjuntivo, cerebro y sangre.
Sorprendentemente, en el presente documento se ha demostrado que la selección específica como diana de catepsina C, o CELA1 o CELA3, en particular CELA3A, o una enzima estructuralmente relacionada con las mismas, en cuanto a la definición de un compuesto o agente para regular por disminución la expresión o inhibir la actividad de las mismas, o ambas, dando como resultado la prevención de la necrosis, el tratamiento de la necrosis o una combinación de los mismos. Sorprendentemente, en el presente documento se han descritos novedosos agentes y novedosos compuestos que son útiles en las composiciones para los usos/métodos de esta invención.
Además, sorprendentemente, en el presente documento se ha definido una clase de agentes y compuestos que pueden regular por disminución la expresión o inhibir la actividad de las mismas, o ambas, dando como resultado la prevención de la necrosis, el tratamiento de la necrosis o una combinación de los mismos, mediante lo cual puede conocerse previamente la existencia de compuestos, pero no se describió el uso terapéutico de los mismos.
Además, sorprendentemente, en el presente documento se ha definido una clase de agentes y compuestos que pueden regular por disminución la expresión o inhibir la actividad de las mismas, o ambas, dando como resultado la prevención de la necrosis, el tratamiento de la necrosis o una combinación de los mismos, mediante lo cual puede conocerse previamente la existencia de compuestos o puede haberse conocido previamente el uso terapéutico por sí mismo, pero se desconocía el uso específico de los mismos en la prevención, supresión, reducción de la incidencia o el tratamiento de necrosis celular o tisular o enfermedades relacionadas con la misma.
Los principios y el modo de empleo de la presente invención pueden entenderse mejor con referencia a los dibujos y las descripciones adjuntas.
Antes de explicar al menos una realización de la invención con detalle, debe entenderse que la invención no está necesariamente limitada en cuanto a su aplicación a los detalles expuestos en la siguiente descripción o ejemplificados por los ejemplos. La invención se define por las reivindicaciones. Además, debe entenderse que la fraseología y terminología empleadas en el presente documento tienen fines de descripción y no deben considerarse limitativas.
Infarto de miocardio, lesión cerebral, accidente cerebrovascular, cirrosis hepática y muchas otras enfermedades y estados están asociados con una forma necrótica de muerte celular.
Al reducir la presente invención a la práctica, los presentes inventores han descubierto que la catepsina C, CELA1 y particularmente CELA3A, o una(s) enzima(s) estructuralmente relacionada(s) con las mismas son dianas celulares que modulan las respuestas celulares necróticas y, específicamente, que la regulación por disminución o inhibición de las mismas puede usarse para proteger las células de la muerte celular inducida por necrosis.
Tal como se muestra a continuación en el presente documento y en la sección de Ejemplos a continuación, los presentes inventores han descubierto que la necrosis celular induce la activación de elastasas intracelulares (véanse las figuras 2A-B y 3). Además, según la presente divulgación, los agentes de silenciamiento de ARN que específicamente regulan por disminución la expresión de al menos una de CELA3A, CELA1 y/o catepsina C intracelulares previenen la forma necrótica de muerte celular (véanse las figuras 4A-B). Además, según la presente divulgación, la inhibición de estas dianas por ARNip específicos (SEQ ID NO: 1-3, respectivamente) dio como resultado la inhibición de la actividad enzimática de catepsina C o la actividad similar a elastasa de
CELA1/CELA3A en las células diana de manera específica (véanse las figuras 5A-B). Además, se demostró la capacidad de los inhibidores de elastasa para prevenir el daño necrótico de células cerebrales in vivo usando el modelo de lesión craneal cerrada (traumatismo) en ratones y ratas (véanse las figuras 8A-B), el modelo de toxicidad hepática inducida por APAP en ratones (figura 9) y el modelo de isquemia miocárdica/reperfusión en ratones (figura 10). En conjunto, estos resultados justifican el uso de agentes o inhibidores que regulan por disminución al menos una de CELA3A o una enzima estructuralmente relacionada, CELA1 y/o catepsina C intracelular para el tratamiento o la prevención de muerte celular inducida por necrosis. Además, la identificación de CELA3A o una enzima estructuralmente relacionada y opcionalmente CELA1 como dianas primarias del proceso necrótico permite el diseño de inhibidores de elastasa específicos que no interfieren en la actividad enzimática de otras elastasas.
Por tanto, según un aspecto de la presente divulgación, se proporciona un método de prevención o inhibición de la necrosis de una célula, comprendiendo el método administrar a una célula que se somete a una señal necrótica una cantidad terapéuticamente eficaz de un agente que específicamente regula por disminución una expresión y alternativa o adicionalmente inhibe una actividad de al menos una de CELA3A o una enzima estructuralmente relacionada, CELA1 y/o catepsina C intracelular.
La expresión “necrosis”, tal como se usa en el presente documento, se refiere a la muerte prematura de una célula en un tejido vivo. La necrosis es un proceso patológico que se caracteriza normalmente por alteración de la membrana celular y de los orgánulos, inflamación celular, deterioro mitocondrial, seguido de lisis celular y en última instancia muerte celular. Además, la lisis celular está acompañada normalmente por una respuesta inflamatoria, y la inflamación puede aumentar la necrosis.
La muerte celular inducida por necrosis puede someterse a ensayo mediante cualquier método conocido por un experto habitual en la técnica, incluyendo, por ejemplo, mediante el ensayo de citotoxicidad no radiactivo CytoTox 96® (Promega, WI, EE.UU.), mediante el kit de ensayo de citotoxicidad de LDH (Cayman, MI, EE.UU.), tinción con naranja de acridina/bromuro de etidio y análisis por microscopía de fluorescencia o FACS (usando, por ejemplo, el colorante vital HO342), véanse detalles adicionales en la sección de Ejemplos a continuación en el presente documento.
Según algunos aspectos de la divulgación, la necrosis puede estar asociada con una variedad de estados médicos/enfermedades, cada uno de los cuales es una diana terapéutica contemplada según algunas realizaciones de la presente invención. Los ejemplos de tales estados médicos/enfermedades incluyen, pero sin limitarse a, una infección, una toxina, un veneno, radiación, un traumatismo físico, una inflamación, falta de suministro de nutrientes u oxígeno, un desequilibrio químico, una interrupción del riego sanguíneo, otros estados que conducen a muerte celular o tisular, o una combinación de dos o más de los anteriores. En un aspecto específico de la divulgación, la necrosis tisular puede estar asociada con el trasplante y/o la mala conservación del tejido durante el trasplante. Por ejemplo, la necrosis celular o tisular puede estar asociada con uno cualquiera o más de los siguientes estados: un absceso, fiebre palúdica recurrente, anemia, anquilosis, anoxia, apnea, artritis, asfixia, asma, ataxia, atrofia, dorsalgia, hemorragia, blenorrea, caquexia, caries, cólico, estreñimiento, convulsión, tos, cianosis, diarrea, mareos, hidropesía, gangrena seca, disentería, dispepsia, disnea, edema, demacración, desmayo, astenia, fiebre, fibrilación, gases, gangrena, enfermedades genéticas, tensión arterial alta, anasarca, hipertensión, hipotensión, ictericia, indigestión, inflamación, insomnio, picazón, amarilleamiento, tensión arterial baja, lumbago, marasmo, gangrena húmeda, noma, dolor, parálisis, prurito, exantema, secreción catarral, esclerosis, epilepsia, choque, erupción cutánea, úlcera, espasmo, esfacelo, tabes, taquicardia, caries dental, tumor, malestar estomacal, vértigo o vómitos.
Se apreciará que la necrosis puede localizarse en un grupo de células vivas o puede extenderse a lo largo de una o más áreas tisulares (por ejemplo, tejido necrótico).
El término “tejido” se refiere a la parte de un organismo que consiste en células diseñadas para realizar una(s) función/funciones. Normalmente, un tejido sólido está vascularizado. Los ejemplos incluyen, pero no se limitan a, tejido cerebral, retina, tejido cutáneo, tejido hepático, tejido pancreático, tejido óseo, tejido cartilaginoso, tejido conjuntivo, tejido sanguíneo, tejido muscular, tejido cardiaco, tejido cerebral, tejido vascular, tejido renal, tejido pulmonar, tejido gonadal, tejido hematopoyético.
Normalmente, una célula experimenta necrosis después de recibir una señal necrótica a partir de su entorno extracelular pero no exclusivamente. Cualquier de los estados mencionados anteriormente, por ejemplo, ausencia de oxígeno, veneno, toxina, etc., puede iniciar el proceso que conduce a la necrosis de una célula.
El término “célula necrótica” o “célula necrosante”, tal como se usa en el presente documento, abarca cualquier tipo de célula que ha recibido una señal necrótica y muestra al menos un fenotipo asociado con la necrosis (tal como se describió anteriormente).
Una célula según las presentes enseñanzas puede comprender, por ejemplo, una célula cerebral, una neurona, una célula cardiaca, una célula muscular, una célula cutánea, una célula ósea, una célula pancreática, una
célula hepática, una célula renal, una célula intestinal, una célula esplénica, una célula respiratoria, una célula pulmonar, un linfocito o un monocito, o cualquier célula afectada tal como se describe en el presente documento.
Tal como se usa en el presente documento, el término “célula necrótica” se refiere además a una célula en cualquier fase de la necrosis. Por tanto, la célula puede estar en las fases iniciales de la necrosis (por ejemplo, experimentando la inflamación celular o el deterioro mitocondrial) o puede estar en las fases finales de la muerte celular (por ejemplo, experimentando la lisis celular).
Tal como se usa en el presente documento, la expresión “ inhibir” o “tratar” se refiere a reducir, curar, revertir, atenuar, aliviar, minimizar, suprimir o detener los efectos perjudiciales de la necrosis.
En algunos aspectos de la divulgación, cuando se hace referencia a la prevención de una enfermedad asociada con necrosis celular o tisular, tal referencia es con respecto a la reducción de la incidencia de la enfermedad sobre un nivel de población. En algunos aspectos de la divulgación, tal referencia puede ser con respecto a un paciente que padece una enfermedad repetida o recidivante, donde no desarrollar una sintomatología, patogenia o gravedad completa de la enfermedad tal como se produjo previamente en tal paciente puede servir como indicación de una verdadera prevención.
En algunos aspectos de la divulgación, cuando se hace referencia a la prevención de la necrosis sobre un nivel de células o tejidos, la misma puede referirse a una reducción obvia en marcadores clásicos o evidencias histopatológicas o señales secretadas normalmente asociados con la necrosis.
Según un aspecto de la divulgación, el tratamiento o la inhibición de necrosis de una célula o un tejido puede reducir la necrosis en al menos aproximadamente el 10%, en al menos aproximadamente el 20%, en al menos aproximadamente el 30%, en al menos aproximadamente el 40%, en al menos aproximadamente el 50%, en al menos aproximadamente el 60%, en al menos aproximadamente el 70%, en al menos aproximadamente el 80%, en al menos aproximadamente el 90% o en al menos aproximadamente el 100%, en comparación con una célula/tejido necrótico de control del mismo tipo que no se ha tratado con los agentes de la presente invención pero que de otro modo se ha sometido a las mismas señales necróticas que las células/tejidos tratados.
Tal como se mencionó anteriormente en el presente documento, el método de este aspecto de la presente divulgación se ve afectado por la administración a una célula que se somete a una señal necrótica de un agente que específicamente regula por disminución una expresión y alternativa o adicionalmente inhibe una actividad de al menos una de CELA3A o una enzima estructuralmente relacionada, CELA1 y/o catepsina C intracelular.
Tal como se usa en el presente documento, “específicamente” se refiere a regular por disminución una expresión y/o inhibir una actividad de al menos una de CELA3A o una enzima estructuralmente similar, CELA1 y/o catepsina C intracelular pero no interferir sustancialmente con la actividad o expresión de cualquier otra proteína en la célula (es decir, menos del 10%, el 15%, el 20%, el 25%, el 30% de reducción en la actividad o expresión de los componentes celulares que no son al menos una de CELA3A, CELA1 y/o catepsina C intracelular). Específicamente, mediante las presentes enseñanzas, también se refiere a la capacidad de un agente individual para regular por disminución una expresión y/o inhibir una actividad de al menos una de CELA3A, CELA1 y/o catepsina C intracelular, dos de ellas (por ejemplo, CELA3A y CELA1) o todas ellas.
Tal como se usa en el presente documento, “regular por disminución” o “inhibir” pueden usarse de manera intercambiable para referirse a disminuir, reducir, atenuar, aliviar, minimizar, suprimir o detener la expresión o actividad de al menos una de las proteínas intracelulares catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas. Según un aspecto de la divulgación, la regulación por disminución de una expresión y/o inhibición de una actividad de al menos una de las proteínas intracelulares catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas es en al menos aproximadamente el 5%, en al menos aproximadamente el 10%, en al menos aproximadamente el 20%, en al menos aproximadamente el 30%, en al menos aproximadamente el 40%, en al menos aproximadamente el 50%, en al menos aproximadamente el 60%, en al menos aproximadamente el 70%, en al menos aproximadamente el 80%, en al menos aproximadamente el 90% o en al menos aproximadamente el 100%, en comparación con al menos una de las proteínas intracelulares CELA3A, CELA1 y/o catepsina C de control que no se han tratado con los agentes de la presente divulgación pero que de otro modo se han sometido a las mismas condiciones.
Tal como se usa en el presente documento, el término “expresión” se refiere a expresión de proteína o expresión de ARNm.
Tal como se usa en el presente documento, la expresión “actividad de al menos una de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas intracelular” se refiere a una actividad biológica, por ejemplo, actividad enzimática de las mismas. Según un aspecto de la divulgación, la actividad de
CELA3A y/o CELA1 se refiere a la actividad serina proteasa de las mismas (por ejemplo, actividad de elastasa de hidrolizar proteínas tales como la elastina). Según otro aspecto de la divulgación, la actividad de catepsina C se refiere a la actividad cisteína proteinasa lisosómica de la misma (por ejemplo, en la activación de serina proteinasas).
La evaluación del nivel de expresión o actividad de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas (por ejemplo, regulación por disminución de las mismas) puede llevarse a cabo mediante cualquier método conocido por un experto habitual en la técnica. Por tanto, por ejemplo, determinar el nivel de proteína de al menos una de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas intracelular puede llevarse a cabo, por ejemplo, usando ensayos de inmunoadsorción ligado a enzimas (ELISA), ensayos de inmunofluorescencia (IF) o ensayos de inmunoensayo de quimioluminiscencia (CLIA), disponibles de, por ejemplo, Uscn, OriGene o Sigma-Aldrich. Podría combinarse con un ensayo enzimático. Los niveles de expresión de ARNm pueden llevarse a cabo usando, por ejemplo, análisis por transferencia de tipo Northern o RT-qPCR. Los ensayos de actividad de CELA1 y/o CELA3A que pueden usarse según las presentes enseñanzas incluyen, por ejemplo, ensayo de esterasa de Ellman (véase Ellman, G. L., et al, Biochem. Pharmacol. 7, 88-95, 1961) o ensayo de actividad esterasa mediante análisis por inyección en flujo (FIA) [véase Joga et al., Biotechnology Letters (2201) 23(12): 943-948]. Los ensayos de actividad de catepsina C que pueden usarse según las presentes enseñanzas incluyen kits de ensayo de CTSC disponibles de, por ejemplo, Uscn Life Science Inc.
Por tanto, por ejemplo, y tal como se describe con más detalle en el ejemplo 3 a continuación en el presente documento, la actividad similar a elastasa puede medirse mediante ELISA con N-metoxisuccinil-Ala-Ala-Pro-Val p-nitroanilida (MAAPV) usada como sustrato (Sigma), mientras que la actividad similar a catepsina C puede medirse mediante ELISA con Gly-Phe p-nitroanilida usada como sustrato (Sigma).
Tal como se usa en el presente documento, el término “catepsina C” se refiere a la exocisteína proteasa lisosómica perteneciente a la familia C1 de las peptidasas, también denominada dipeptidil peptidasa I (DPP-I) o catepsina C (CTSC), por ejemplo, tal como se expone en NP_001107645.1 (SEQ iD NO: 6).
Tal como se usa en el presente documento, el término “CELA1” se refiere al miembro 1 de la familia de elastasas similares a la enzima quimotripsina (CELA1), también conocido como elastasa-1 (ELA1), por ejemplo, tal como se expone en NP_001962.3 (Se Q iD NO: 8).
Tal como se usa en el presente documento, el término “CELA3A” se refiere al miembro 3A de la familia de elastasas similares a la enzima quimotripsina, también conocido como miembro 3A de la familia de elastasas, por ejemplo, tal como se expone en NP_005738.4 (SEQ ID NO: 10).
La regulación por disminución de la expresión de catepsina C, CELA1 y CELA3A puede efectuarse a nivel genómico y/o transcripcional usando una variedad de moléculas que interfieren en la transcripción y/o traducción [por ejemplo, agentes de silenciamiento de ARN (por ejemplo, antisentido, ARNip, ARNhc, micro-ARN), ribozima y ADNzima]. La inhibición de la actividad de al menos una de CELA3A, CELA1 y/o catepsina C intracelular puede efectuarse a nivel de proteína, es decir, inhibir la actividad de la proteína o provocar su degradación usando, por ejemplo, anticuerpos, antagonistas, enzimas que escinden el polipéptido, moléculas pequeñas, inhibidores naturales y similares.
Según un aspecto de la divulgación, el agente que puede inhibir al menos una de CELA3A, CELA1 y/o catepsina C intracelular es una molécula de unión de alta afinidad que se une a al menos un dominio compuesto por la secuencia de aminoácidos plegada de catepsina C, CELA3A y CELA1.
Por ejemplo, según la presente divulgación, la molécula de unión de alta afinidad puede ser un aptámero, un anticuerpo o fragmento de anticuerpo que puede unirse específicamente a catepsina C, CELA3A y CELA1. Según un aspecto específico de la divulgación, la molécula de alta afinidad comprende un dominio de reconocimiento de antígeno, por ejemplo, un anticuerpo que se une específicamente a al menos un epítopo de catepsina C, CELA3A y CELA1. Tal como se usa en el presente documento, el término “epítopo” se refiere a cualquier determinante antigénico en un antígeno al que se une el parátopo de un anticuerpo.
Los determinantes epitópicos consisten habitualmente en agrupaciones superficiales químicamente activas de moléculas tales como aminoácidos o cadenas laterales de hidratos de carbono y habitualmente tienen características estructurales tridimensionales específicas, así como características de carga específicas.
Según la presente divulgación, los epítopos de CELA1 y CELA3A a modo de ejemplo que pueden seleccionarse como diana según las presentes enseñanzas comprenden las secuencias de aminoácidos tal como se exponen en SEQ ID NO: 11, SEQ ID NO: 12, SEQ ID NO: 13, SEQ ID NO: 14, SEQ ID NO: 15, SEQ ID NO: 16, SEQ ID NO: 17, SEQ ID NO: 18, SEQ ID NO: 19, SEQ ID NO: 20, SEQ ID NO: 21, SEQ ID NO: 22 y SEQ ID NO: 23. Estas secuencias de aminoácidos a modo de ejemplo se contemplan como regiones de epítopo de CELA1 y CELA3A que pueden seleccionarse como diana para la regulación por disminución de las mismas. Se apreciará
que es necesario llevar a cabo una clasificación adicional para determinar la especificidad de anticuerpo e inhibición de enzimas para cada uno de los anticuerpos generados usando métodos bien conocidos en la técnica, por ejemplo, ensayos ELISA o de inmunotransferencia de tipo Western.
El término “anticuerpo”, tal como se usa en esta divulgación, incluye moléculas intactas así como fragmentos funcionales de las mismas, tales como Fab, F(ab')2 y Fv, que pueden unirse a macrófagos. Estos fragmentos de anticuerpo funcionales se definen de la siguiente manera: (1) Fab, el fragmento que contiene un fragmento de unión a antígeno monovalente de una molécula de anticuerpo, puede producirse mediante digestión del anticuerpo completo con la enzima papaína para dar lugar una cadena ligera intacta y una porción de una cadena pesada; (2) Fab', el fragmento de una molécula de anticuerpo que puede obtenerse tratando el anticuerpo completo con pepsina, seguido de reducción, para dar lugar una cadena ligera intacta y una porción de la cadena pesada; se obtienen dos fragmentos Fab' por molécula de anticuerpo; (3) (Fab')2, el fragmento del anticuerpo que puede obtenerse tratando el anticuerpo completo con la enzima pepsina sin reducción posterior; F(ab')2 es un dímero de dos fragmentos Fab' unidos mediante dos enlaces disulfuro; (4) Fv, definido como un fragmento obtenido por ingeniería genética que contiene la región variable de la cadena ligera y la región variable de la cadena pesada expresadas como dos cadenas; y (5) anticuerpo monocatenario (“SCA”), una molécula obtenida por ingeniería genética que contiene la región variable de la cadena ligera y la región variable de la cadena pesada unidas mediante un ligador polipeptídico adecuado como una molécula monocatenaria genéticamente fusionada.
En la técnica se conocen bien métodos para producir anticuerpos policlonales y monoclonales así como fragmentos de los mismos (véase, por ejemplo, Harlow y Lane, Antibodies: A Laboratory Manual, Cold Spring Harbor Laboratory, Nueva York, 1988).
Los fragmentos de anticuerpo, según algunos aspectos de la divulgación, pueden prepararse mediante hidrólisis proteolítica del anticuerpo o mediante expresión en células de E. coli o de mamífero (por ejemplo, cultivo de células de ovario de hámster chino u otros sistemas de expresión de proteínas) del ADN que codifica para el fragmento. Los fragmentos de anticuerpo pueden obtenerse mediante digestión con pepsina o papaína de anticuerpos completos mediante métodos convencionales. Por ejemplo, los fragmentos de anticuerpo pueden producirse mediante escisión enzimática de anticuerpos con pepsina para proporcionar un fragmento 5S denominado F(ab')2. Este fragmento puede escindirse adicionalmente usando un agente reductor de tiol y, opcionalmente, un grupo bloqueante para los grupos sulfhidrilo resultantes de la escisión de enlaces disulfuro, para producir fragmentos monovalentes 3,5S Fab'. Alternativamente, una escisión enzimática usando pepsina produce dos fragmentos Fab' monovalentes y un fragmento Fc directamente. Estos métodos se describen, por ejemplo, por Goldenberg, patentes estadounidenses n.os 4.036.945 y 4.331.647, y referencias contenidas en las mismas. Véase también Porter, R. R. [Biochem. J. 73: 119-126 (1959)]. También pueden usarse otros métodos de escisión de anticuerpos, tales como separación de cadenas pesadas para formar fragmentos de cadena ligera-pesada monovalentes, escisión adicional de los fragmentos u otras técnicas enzimáticas, químicas o genéticas, siempre que los fragmentos se unan al antígeno que reconoce el anticuerpo intacto.
Los fragmentos Fv comprenden una asociación de cadenas VH y VL. Esta asociación puede ser no covalente, tal como se describe en Inbar et al. [Proc. Nat'l Acad. Sci. USA 69:2659-62 (19720]. Alternativamente, las cadenas variables pueden unirse mediante un enlace disulfuro intermolecular o reticularse mediante sustancias químicas tales como glutaraldehído. Preferiblemente, los fragmentos Fv comprenden cadenas VH y VL conectadas mediante un ligador peptídico. Estas proteínas de unión a antígeno monocatenarias (sFv) se preparan construyendo un gen estructural que comprende secuencias de ADN que codifican para los dominios VH y VL conectados mediante un oligonucleótido. El gen estructural se inserta en un vector de expresión, que posteriormente se introduce en una célula huésped tal como E. coli. Las células huésped recombinantes sintetizan una única cadena de polipéptido con un péptido ligador que forma un puente entre los dos dominios V. Los métodos para producir sFv se describen, por ejemplo, por Whitlow y Filpula, Methods 2: 97-105 (1991); Bird et al., Science 242:423-426 (1988); Pack et al., Bio/Technology 11:1271-77 (1993); y la patente estadounidense n.° 4.946.778.
Otra forma de un fragmento de anticuerpo es un péptido que codifica para una única región determinante de complementariedad (CDR). Los péptidos de CDR (“unidades mínimas de reconocimiento”) pueden obtenerse construyendo genes que codifican para la CDR de un anticuerpo de interés. Tales genes se preparan, por ejemplo, usando la reacción en cadena de la polimerasa para sintetizar la región variable a partir de ARN de células productoras de anticuerpo. Véase, por ejemplo, Larrick y Fry [Methods, 2: 106-10 (1991)].
Las formas humanizadas de anticuerpos no humanos (por ejemplo, murinos) son moléculas quiméricas de inmunoglobulinas, cadenas de inmunoglobulina o fragmentos de las mismas (tales como Fv, Fab, Fab', F(ab').sub.2 u otras subsecuencias de unión a antígeno de anticuerpos) que contienen una secuencia mínima derivada de inmunoglobulina no humana. Los anticuerpos humanizados incluyen inmunoglobulinas humanas (anticuerpo receptor) en las que los residuos de una región determinante de complementariedad (CDR) del receptor se reemplazan por residuos de CDR de una especie no humana (anticuerpo donante) tal como ratón, rata o conejo que tienen la especificidad, afinidad y capacidad deseadas. En algunos casos, los residuos de
entramado de Fv de la inmunoglobulina humana se reemplazan por los residuos no humanos correspondientes. Los anticuerpos humanizados también pueden comprender residuos que no se encuentran ni en el anticuerpo receptor ni en las secuencias de CDR o entramado importadas. En general, el anticuerpo humanizado comprenderá sustancialmente todos de al menos uno, y normalmente dos, dominios variables, en el que todas o sustancialmente todas las regiones CDR corresponden a las de una inmunoglobulina no humana y todas o sustancialmente todas las regiones FR son las de una secuencia consenso de inmunoglobulina humana. El anticuerpo humanizado, según la presente divulgación, también comprenderá, de manera óptima, al menos una porción de una región constante de inmunoglobulina (Fc), normalmente la de una inmunoglobulina humana [Jones et al., Nature, 321:522-525 (1986); Riechmann et al., Nature, 332:323-329 (1988); y Presta, Curr. Op. Struct. Biol., 2:593-596 (1992)].
En la técnica se conocen bien métodos para humanizar anticuerpos no humanos. Generalmente, un anticuerpo humanizado tiene uno o más residuos de aminoácido introducidos en el mismo a partir de una fuente que no es humana. Estos residuos de aminoácido no humanos suelen denominarse residuos de importación, que normalmente se toman de un dominio variable de importación. La humanización puede realizarse esencialmente siguiendo el método de Winter y colaboradores [Jones et al., Nature, 321:522-525 (1986); Riechmann et al., Nature 332:323-327 (1988); Verhoeyen et al., Science, 239:1534-1536 (1988)], sustituyendo las CDR o secuencias de CDR de roedor por las secuencias correspondientes de un anticuerpo humano. Por consiguiente, tales anticuerpos humanizados son anticuerpos quiméricos (patente estadounidense n.° 4.816.567), en los que sustancialmente menos de un dominio variable humano intacto se ha sustituido por la secuencia correspondiente de una especie no humana. En la práctica, los anticuerpos humanizados son normalmente anticuerpos humanos en los que algunos residuos de CDR y posiblemente algunos residuos de FR se sustituyen por residuos de sitios análogos en anticuerpos de roedor.
Los anticuerpos humanos también pueden producirse usando diversas técnicas conocidas en la técnica, incluyendo bibliotecas de presentación en fagos [Hoogenboom y Winter, J. Mol. Biol., 227:381 (1991); Marks et al., J. Mol. Biol., 222:581 (1991)]. Las técnicas de Cole et al. y Boerner et al. también están disponibles para la preparación de anticuerpos monoclonales humanos (Cole et al., Monoclonal Antibodies and Cancer Therapy, Alan R. Liss, pág. 77 (1985) y Boerner et al., J. Immunol., 147(1):86-95 (1991)]. De manera similar, pueden elaborarse anticuerpos humanos mediante la introducción de locus de inmunoglobulina humana en animales transgénicos, por ejemplo, ratones en los que los genes de inmunoglobulina endógenos se han inactivado de manera parcial o completa. Tras la exposición, se observa la producción de anticuerpos humanos, que se asemeja mucho a la observada en seres humanos en todos los aspectos, incluyendo reorganización de genes, ensamblaje y repertorio de anticuerpos. Este enfoque se describe, por ejemplo, en las patentes estadounidenses n.os 5.545.807; 5.545.806; 5.569.825; 5.625.126; 5.633.425; 5.661.016, y en las siguientes publicaciones científicas: Marks et al., Bio/Technology 10: 779-783 (1992); Lonberg et al., Nature 368: 856-859 (1994); Morrison, Nature 368 812-13 (1994); Fishwild et al., Nature Biotechnology 14, 845-51 (1996); Neuberger, Nature Biotechnology 14: 826 (1996); y Lonberg y Huszar, Intern. Rev. Immunol. 13, 65-93 (1995).
Por tanto, según la presente divulgación, la inhibición de la actividad enzimática de al menos una de CELA3A, CELA1 y/o catepsina C intracelular puede efectuarse usando un anticuerpo que se une específicamente a la enzima activa mediante el reconocimiento de, por ejemplo, un cambio conformacional de la enzima. Alternativamente, el anticuerpo puede inhibir la actividad enzimática mediante su unión al sustrato de la enzima.
Según un aspecto de la presente divulgación, se proporciona un anticuerpo que se une con una afinidad mínima de Kd 10'7 M o inferior a CELA3A y CELA1 pero que se une a CELA2A o CELA3B con una afinidad mínima de al menos 10 veces inferior (por ejemplo, 10'6 M). Según un aspecto específico de la divulgación, el anticuerpo se une a la diana con una Kd en el intervalo de (10_8-10“10 M o 10_9-10“10 M).
Según un aspecto de la presente divulgación, se proporciona un anticuerpo que se une con una afinidad mínima de Kd 10'7 M o inferior a catepsina C pero que se une a las catepsinas A, B, D, E, G, H, K, L1, L2, O, S, W o Z con una afinidad mínima de al menos 10 veces inferior (por ejemplo, 10'6 M). Según un aspecto específico de la divulgación, el anticuerpo se une a la diana con una Kd en el intervalo de (10_8-10“10 M o 10'9-10'10 M).
Los anticuerpos a modo de ejemplo que pueden usarse según la presente divulgación incluyen, pero no se limitan a, anticuerpos anti-CELA1 disponibles de, por ejemplo, e Md Millipore, Sigma-Aldrich y Santa Cruz Biotechnology; anticuerpos anti-CELA3A disponibles de, por ejemplo, Abcam, Sigma-Aldrich y Santa Cruz Biotechnology; anticuerpos anti-catepsina C/CTSC disponibles de, por ejemplo, Sigma-Aldrich y R&D Systems. Tales anticuerpos pueden clasificarse en función de su especificidad tal como se describe adicionalmente a continuación en el presente documento.
Según la presente divulgación, otro agente que puede inhibir catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas sería cualquier molécula que se une a y/o escinde catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas. Tales moléculas pueden ser antagonistas de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas, o un péptido inhibidor de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las
mismas.
Se apreciará que, según la presente divulgación, también puede usarse un análogo no funcional de al menos una porción catalítica o de unión de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas como agente que inhibe catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas.
Otro agente que puede usarse junto con algunos aspectos de la divulgación para inhibir catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas es una molécula que previene la activación o unión al sustrato de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas.
Otro agente que puede usarse junto con algunos aspectos de la divulgación para inhibir catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas es una molécula negativa dominante, es decir, una parte del péptido o una mutación del mismo que compite con los efectores de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas.
Otro agente que puede usarse junto con algunos aspectos de la divulgación para inhibir al menos una de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas intracelular es un inhibidor natural en su(s) ruta(s) de activación. Los inhibidores naturales a modo de ejemplo de catepsina C que pueden usarse según las presentes enseñanzas incluyen, pero no se limitan a, cistatina F, inhibidor de proteinasa humana 9 (PI-9/serpina B9), cistatina C y estefinas A y B.
Por tanto, según la presente divulgación, puede usarse cualquier inhibidor específico que pueda penetrar o pueda modificarse para que penetre (tal como se comenta con detalles adicionales a continuación) la membrana celular e inhiba específicamente la actividad catalítica de al menos una de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas intracelular. En aspectos particularmente preferidos, la divulgación se refiere al uso de una molécula pequeña que inhibe específicamente al menos una de CELA3A o una enzima estructuralmente similar, CELA1 y/o catepsina C intracelular. Según un aspecto de algunas realizaciones de la presente invención, la molécula pequeña se une con una afinidad mínima de Kd 10-7 M e inferior a específicamente al menos una de CELA3A, CELA1 y/o catepsina C intracelular, y se une a CELA2A o CELA3B o a las catepsinas A, B, D, E, G, H, K, L1, L2, O, S, W o Z con una afinidad mínima de Kd de al menos 10 veces superior.
En otros aspectos, la divulgación contempla el uso de inhibidores de elastasa específicos, tales como inhibidores de elastasa II (MeOSuc-AAPA-CMK) disponibles de, por ejemplo, Calbiochem-Novabiochem, EE. UU.
Un inhibidor de elastasa a modo de ejemplo que puede usarse según la presente divulgación incluye también moléculas pequeñas distintas de péptidos.
En algunos aspectos de la presente divulgación, tales inhibidores de elastasa también pueden representar compuestos/agentes de esta invención que regulan por disminución la expresión y/o inhiben la actividad de CELA1, CELA3, y en particular CELA3A, y/o catepsina C. En algunos aspectos, tales inhibidores de CELA3 o una enzima estructuralmente relacionada de molécula pequeña pueden diseñarse específicamente contra CELA3A, basándose en similitudes con la estructura en 3D y análogos topológicos. Algunas moléculas pequeñas pueden pertenecer a diversas familias químicas. Los compuestos a modo de ejemplo que pueden inhibir selectiva y específicamente CELA3A o una enzima estructuralmente similar incluyen los enumerados en la tabla 1 en el presente documento, incluyendo los compuestos M059-0891, M059-0082, M059-0032, M059-0055, M059-1012, M059-0335, M059-0053, M059-0326, M059-0193, según la presente invención. Los demás compuestos en la tabla 1 son a modo de referencia.
También se entenderá que la divulgación abarca cualquier subgrupo de los agentes enumerados en la tabla 1 a continuación, o un derivado, un isómero, una sal, un óxido, un polimorfo u otra forma conocida de los mismos.
Los agentes según la presente divulgación que pueden inhibir la necrosis incluyen, entre otros, compuestos inhibidores pequeños que pertenecen a diversas familias químicas, por ejemplo, 2-aminoimidazolinas, 2-aminotiazoles e isoxazoles.
En algunos aspectos de la divulgación, los agentes son cualquier compuesto descrito en la tabla 1 a continuación, o en algunos aspectos, el agente es un derivado, un análogo o una sal farmacéutica, o un isómero de los mismos.
En algunos aspectos, cualquier combinación o subgrupo de los agentes descritos en la tabla 1 se contempla como parte de esta divulgación y represente un aspecto de la misma.
Tabla 1: compuestos realizados y compuestos para el uso de la divulgación:


Los compuestos a modo de ejemplo según la presente divulgación que pueden inhibir selectiva y específicamente CELA1 incluyen, pero sin limitarse a, N-[4-[4-(isobutirilamino)fenoxi]fenil]-2-metilpropionamida, 1, 1 -dióxido de 2,3-dihidro-3-oxo-1,2-bencisotiazol-2-acetato de etilo.
En algunos aspectos, un compuesto de esta divulgación y/o una composición de esta divulgación pueden comprender y/o un método de esta divulgación puede proporcionar el uso de y/o un primer uso médico de esta divulgación puede incluir un agente caracterizado por las siguientes fórmulas:

o cualquier combinación de los mismos. Más en particular, en alguna realización, un compuesto para su uso según esta invención y/o una composición para su uso según esta invención pueden comprender y/o un método de esta invención puede incluir un agente caracterizado por las siguientes fórmulas:
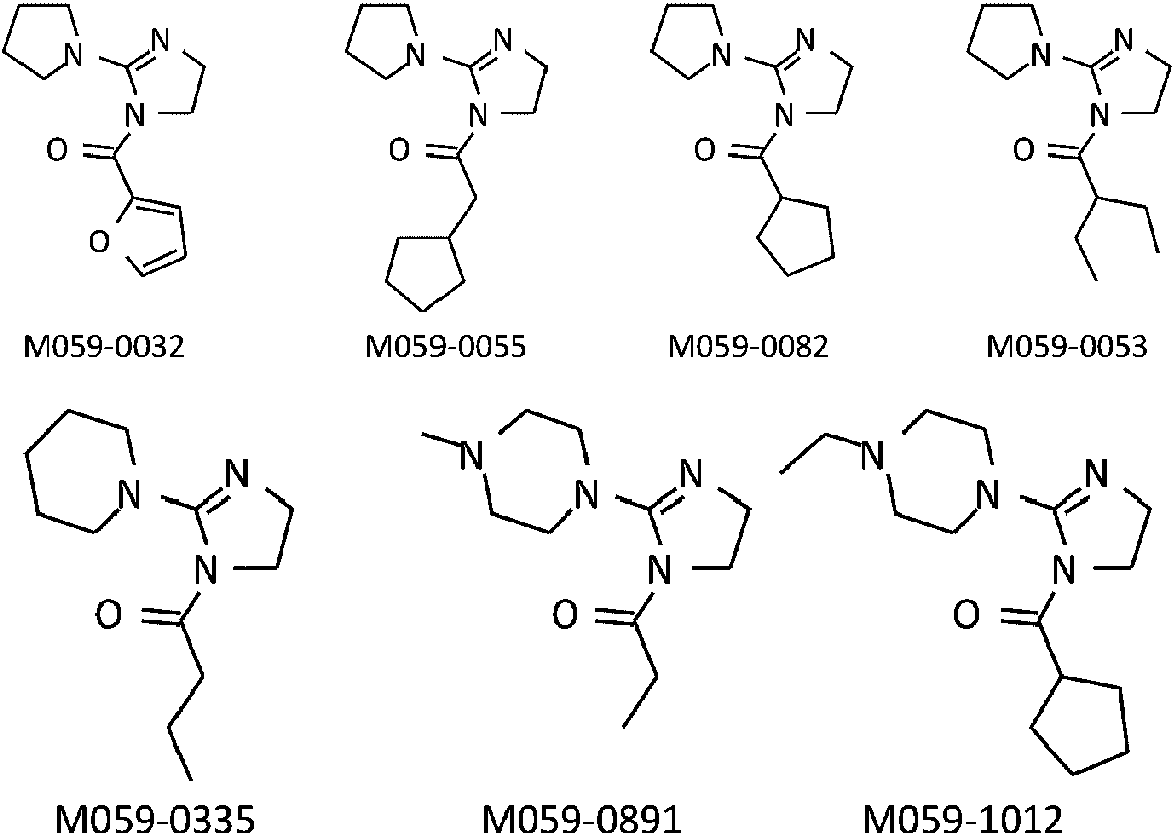
En algunos aspectos, un compuesto de esta divulgación y/o una composición de esta divulgación pueden comprender y/o un método de esta divulgación puede proporcionar el uso de y/o un primer uso médico de esta divulgación puede incluir un agente caracterizado por la estructura de M008-0111; 4112-3656; Z632-2266; o Z601-4253 o cualquier subconjunto de las mismas. En algunas realizaciones, un compuesto para su uso según esta invención y/o una composición para su uso según esta invención pueden comprender y/o un método de esta invención puede incluir un agente caracterizado por la estructura de M059-0032; M059-0055; M059-0082; M059-0053; M059-0335; M059-0891; M059-0891; M059-1012, o un compuesto con una estructura similar en las que la 2-aminoimidazolina central comprende una sustitución en la posición 2-amino de una cualquiera de las mismas por una pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida, pirazolidina sustituida o no sustituida, tal como se define en las reivindicaciones. En algunos aspectos, un compuesto para su uso según esta invención y/o una composición para su uso según esta invención pueden comprender y/o un método de esta invención puede incluir un agente caracterizado por la estructura de M059-0032; M059-0055; M059-0082; M059-0053; M059-0335; M059-0891; M059-0891; M059-1012, o un compuesto con una estructura similar en las que la 2-aminoimidazolina central comprende una sustitución en la posición 2-amino de una cualquiera de las mismas por una pirrolidina no sustituida, una piperidina no sustituida, una piperazina no sustituida, una imidazolidina no sustituida, una pirazolidina no sustituida, tal como se define en las reivindicaciones. En algunas realizaciones, un compuesto para su uso según esta invención y/o una composición para su uso según esta invención pueden comprender y/o un método de esta invención puede incluir un agente caracterizado por la estructura de M059-0032; M059-0055; M059-0082; M059-0053; M059-0335; M059-0891; M059-0891; M059-1012, o un compuesto con una estructura similar en las que la 2-aminoimidazolina central comprende una sustitución en la posición 2-amino de una cualquiera de las mismas por una pirrolidina sustituida, una piperidina
sustituida, una imidazolidina sustituida, una pirazolidina sustituida, tal como se define en las reivindicaciones. En algunas realizaciones, un compuesto para su uso según esta invención y/o una composición para su uso según esta invención pueden comprender y/o un método de esta invención puede incluir un agente caracterizado por la estructura de M059-0032; M059-0055; M059-0082; M059-0053; M059-0335; M059-0891; M059-0891; M059-1012, o un compuesto con una estructura similar en las que la 2-aminoimidazolina central comprende una sustitución en la posición 2-amino de una cualquiera de las mismas por pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida, pirazolidina sustituida o no sustituida, tal como se define en las reivindicaciones.
En algunos aspectos, un compuesto de esta divulgación y/o una composición de esta divulgación pueden comprender y/o un método de esta divulgación puede proporcionar el uso de y/o un primer uso médico de esta divulgación puede incluir un agente caracterizado por la estructura de M008-0111; 4112-3656; o Z632-2266 o cualquier subconjunto de las mismas.
En algunos aspectos, un compuesto de esta divulgación y/o una composición de esta divulgación pueden comprender y/o un método de esta divulgación puede proporcionar el uso de y/o un primer uso médico de esta divulgación puede incluir un agente caracterizado por la estructura de M008-0111; 4112-3656 o Z632-2266 o un compuesto con una estructura similar en las que la 2-aminotiazolina central comprende una sustitución en la posición 2-amino por pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina sustituida o no sustituida, imidazolidina sustituida o no sustituida, pirazolidina sustituida o no sustituida, arilo sustituido o no sustituido, anillo heterocíclico de 5 ó 6 miembros sustituido o no sustituido o cicloalquilo de 5 ó 6 miembros sustituido o no sustituido. En algunos aspectos, un compuesto de esta divulgación y/o una composición de esta divulgación pueden comprender y/o un método de esta divulgación puede proporcionar el uso de y/o un primer uso médico de esta divulgación puede incluir un agente caracterizado por la estructura de M008-0111; 4112-3656; o Z632-2266 o un compuesto con una estructura similar en las que la 2-aminotiazolina o el isoxazol central comprende una sustitución en la posición 2-amino por una pirrolidina no sustituida, una piperidina no sustituida, una piperazina no sustituida, una imidazolidina no sustituida, una pirazolidina no sustituida, un arilo no sustituido, un anillo heterocíclico de 5 ó 6 miembros no sustituido o un cicloalquilo de 5 ó 6 miembros no sustituido. En algunos aspectos, un compuesto de esta divulgación y/o una composición de esta divulgación pueden comprender y/o un método de esta divulgación puede proporcionar el uso de y/o un primer uso médico de esta divulgación puede incluir un agente caracterizado por la estructura de M008-0111; 4112-3656 o Z632-2266 o un compuesto con una estructura similar en las que la 2-aminotiazolina central comprende una sustitución en la posición 2-amino por una pirrolidina sustituida, una piperidina sustituida, una piperazina sustituida, una imidazolidina sustituida, una pirazolidina sustituida, un arilo sustituido, un anillo heterocíclico de 5 ó 6 miembros sustituido, un cicloalquilo de 5 ó 6 miembros sustituido.
En algunos aspectos, un compuesto de esta divulgación y/o una composición de esta divulgación pueden comprender y/o un método de esta divulgación puede proporcionar el uso de y/o un primer uso médico de esta divulgación puede incluir un agente caracterizado por la estructura de fórmula I:

Fórmula I
en la que G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina sustituida o no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y
G3 se caracteriza por la siguiente estructura:

o G3 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido o cicloalquilo sustituido o no sustituido;
en la que G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido; o
un compuesto caracterizado por la estructura de fórmula II:

en la que G1 es pirrolidina sustituida o no sustituida, piridina sustituida o no sustituida, arilo sustituido o no sustituido, piperidina sustituida o no sustituida, piperazina sustituida o no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y
G3 se caracteriza por la siguiente estructura:
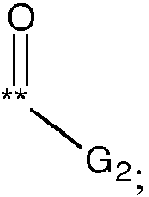
o G3 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido o cicloalquilo sustituido o no sustituido; en la que G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido; o
un compuesto caracterizado por la estructura de fórmula III:

en la que G1 es pirrolidina sustituida o no sustituida, piridina sustituida o no sustituida, arilo sustituido o no sustituido, piperidina sustituida o no sustituida, piperazina sustituida o no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y
G3 se caracteriza por la siguiente estructura:

o G3 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido o cicloalquilo sustituido o no sustituido; en la que G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido
En algunos aspectos, la presente divulgación contempla un compuesto de fórmula I, II, III, IV, V o VI, tal como se describen en el presente documento, o una composición que comprende el mismo, y que incluye un primer uso médico del mismo, mediante lo cual la estructura de anillo representada en las fórmulas puede incorporar además un heteroátomo adicional, por ejemplo, un nitrógeno u oxígeno adicional.
Cuando se hace referencia al grupo:

se apreciará que los asteriscos significan el punto de conexión para el grupo indicado. Por ejemplo, cuando G3
se caracteriza por el grupo

con respecto a la fórmula I,

este puede caracterizarse a su vez por la siguiente estructura:

El experto en la técnica apreciará que el asterisco indica de manera similar un punto de conexión en la posición indicada para la estructura correspondiente apropiada en cualquiera de los compuestos caracterizados por las fórmulas I-VI, tal como se describen en el presente documento.
En algunos aspectos de la divulgación, con respecto a G1, G2 o G3 cuando se definen como pirrolidina, piridina, piperidina, piperazina, imidazolidina, pirazolidina o un heterociclo, debe entenderse que, en algunos aspectos, el punto de conexión para tal grupo indicado con el átomo indicado puede ser a través del nitrógeno o heteroátomo, o a través de un átomo de carbono del mismo grupo, según sea apropiado.
En algunos aspectos de la divulgación, con respecto al compuesto de fórmula I, cuando G1 es pirrolidina, el punto de conexión es a través del átomo de nitrógeno del grupo pirrolidina, y en algunos aspectos de la divulgación, cuando G1 es piperazina, el punto de conexión es a través del átomo de nitrógeno del grupo piperazina, y en algunos aspectos de la divulgación, cuando G1 es piperidina, el punto de conexión es a través del átomo de nitrógeno del grupo piperidina.
En algunos aspectos de la divulgación, con respecto al compuesto de fórmula II, cuando G1 es piperidina, el punto de conexión es a través del átomo de nitrógeno del grupo piperidina, y en algunos aspectos de la divulgación, cuando G1 es piperidina, el punto de conexión es a través de un átomo de carbono del grupo piperidina, en el que el átomo de nitrógeno está en posición orto con respecto al punto de conexión.
La invención proporciona un compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona y un compuesto caracterizado por la estructura de fórmula VI:
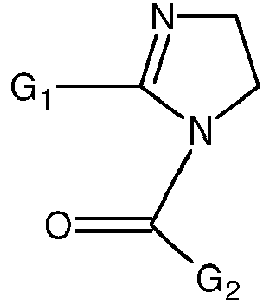
Fórmula VI
en la que:
G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y
G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;
en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos,
para su uso en el tratamiento o la prevención de necrosis celular o tisular en un sujeto que lo necesita.
En algunas realizaciones, G1 es pirrolidina y G2 es etilo o furano. En algunas realizaciones, G1 es piperidina y G2 es ciclopentilo, furano o fenilo. En algunas realizaciones, G1 es imidazolidina sustituida o no sustituida o pirazolidina no sustituida.
En algunas realizaciones, esta invención proporciona un compuesto caracterizado por la estructura de fórmula VI:

Fórmula VI
en la que:
G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; y
G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;
en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos,
para su uso en el tratamiento o la prevención de necrosis celular o tisular en un sujeto que lo necesita.
En algunas realizaciones, G1 es pirrolidina y G2 es etilo o furano. En algunas realizaciones, G1 es piperidina y G2 es ciclopentilo, furano o fenilo. En algunas realizaciones, G1 es imidazolidina sustituida o no sustituida o pirazolidina no sustituida.
En algunas realizaciones, G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperidina sustituida o no sustituida, y G2 es alquilo sustituido o no sustituido; o en algunas realizaciones, G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, y G2 es arilo sustituido o no sustituido; o en algunas realizaciones, G2 es cicloalquilo sustituido o no sustituido; o en algunas realizaciones, G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, y G2 es heterociclo sustituido o no sustituido.
En algunas realizaciones, G1 es piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida y G2 es alquilo sustituido o no sustituido; o en algunas realizaciones, G1 es piperazina sustituida o no sustituida, imidazolidina sustituida o no sustituida o pirazolidina no sustituida y G2 es arilo sustituido o no sustituido; o en algunas realizaciones, G2 es cicloalquilo opcionalmente sustituido; o en algunas realizaciones, G1 es piperazina sustituida o no sustituida, imidazolidina sustituida o no sustituida o pirazolidina no sustituida y G2 es heterociclo sustituido o no sustituido.
Según la invención, la referencia al término “sustituido” con respecto a los grupos alquilo, pirrolidina, piperidina, imidazolidina, pirazolidina, arilo, anillo heterocíclico o cicloalquilo puede incluir un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos.
En algunas realizaciones, debe entenderse que el término “alquilo” abarca un alquilo de cadena lineal o ramificada C1-C6. En algunas realizaciones, debe entenderse que el término “cicloalquilo” abarca un anillo insaturado de 3, 4, 5 ó 6 miembros.
En algunas realizaciones, se pretende que el término “alquilo” incluya estructuras hidrocarbonadas lineales, ramificadas o cíclicas, y combinaciones de las mismas. Los ejemplos de grupos alquilo incluyen metilo, etilo, propilo, isopropilo, butilo, s-butilo y t-butilo, y similares. En algunas realizaciones, los grupos alquilo son los de C20 o inferiores. En algunas realizaciones, los grupos alquilo son los de C7 o inferiores. En algunas realizaciones, los grupos alquilo son los de C6 e inferiores. Cicloalquilo es un subconjunto de alquilo e incluye grupos hidrocarbonados cíclicos de desde 3 hasta 13 átomos de carbono. Los ejemplos de grupos cicloalquilo incluyen c-propilo, c-butilo, c-pentilo, norbornilo, adamantilo y similares. En esta solicitud, alquilo se refiere a residuos de alcanilo, alquenilo y alquinilo; se pretende que incluya ciclohexilmetilo, vinilo, alilo, isoprenilo y similares. Alquileno es otro subconjunto de alquilo, que se refiere a los mismos residuos que el alquilo, pero que tiene dos puntos de conexión. Los ejemplos de alquileno incluyen etileno (-CH2CH2-), propileno (-CH2CH2CH2-), dimetilpropileno (-CH2C(CH3)2CH2-) y ciclohexilpropileno (-CH2CH2CH(C6H13)-). Cuando se nombra un residuo de alquilo que tiene un número específico de carbonos, se pretende que queden abarcados todos los isómeros geométricos que tienen ese número de carbonos; por tanto, por ejemplo, se pretende que “butilo” incluya n-butilo, sec-butilo, isobutilo y t-butilo; que “propilo” incluya n-propilo e isopropilo.
El término “alcoxi” o “alcoxilo” puede referirse en el presente documento al grupo -O-alquilo que incluye preferiblemente desde 1 hasta 8 átomos de carbono de una configuración lineal, ramificada o cíclica, y combinaciones de las mismas, unido a la estructura parental a través de un oxígeno. Los ejemplos incluyen metoxilo, etoxilo, propoxilo, isopropoxilo, ciclopropiloxilo, ciclohexiloxilo y similares.
El término “alcoxilo sustituido” puede referirse en el presente documento al grupo -O-(alquilo sustituido).
El término “acilo” puede referirse en el presente documento a grupos de desde 1 hasta 10 átomos de carbono de una configuración lineal, ramificada o cíclica, saturada, insaturada y aromática, y combinaciones de las mismas, unido a la estructura parental a través de una funcionalidad carbonilo. Pueden reemplazarse uno o más carbonos en el residuo de acilo por nitrógeno, oxígeno o azufre siempre que el punto de conexión con la estructura parental permanezca en el carbonilo. Los ejemplos incluyen acetilo, benzoílo, propionilo, isobutirilo, t-butoxicarbonilo, benciloxicarbonilo y similares.
El término “arilo” puede referirse en el presente documento a un anillo aromático de 5 ó 6 miembros, a un sistema de anillos aromáticos de 9 ó 10 miembros bicíclico o a un sistema de anillos aromáticos de 12 a 14 miembros tricíclico. Los ejemplos incluyen ciclopenta-1,3-dieno, fenilo, naftilo, indano, tetralina, fluoreno, ciclopenta[b]naftaleno y antraceno.
El término “heterociclo” o “heterociclilo” puede referirse en el presente documento a un residuo de cicloalquilo en el que se reemplazan de uno a cuatro de los carbonos por un heteroátomo tal como oxígeno, nitrógeno o azufre, un anillo no aromático de 4, 5, 6 ó 7 miembros que contiene 1-4 heteroátomos, un sistema de anillos no aromáticos de 8, 9 ó 10 miembros bicíclico que contiene 1-4 (o más) heteroátomos o un sistema de anillos no aromáticos de 11 a 14 miembros tricíclico que contiene 1-4 (o más) heteroátomos; los heteroátomos se seleccionan de O, N o S. Los ejemplos incluyen pirrolidina, tetrahidrofurano, tetrahidrotiofeno, tiazolidina, piperidina, tetrahidropirano, tetrahidrotiopirano, piperazina, morfolina, tiomorfolina y dioxano.
El término “heterociclo” o “heterociclilo” puede referirse en el presente documento a sistemas de anillos que incluyen enlaces insaturados, siempre que el número y la colocación de la insaturación no haga que el grupo sea aromático. Los ejemplos incluyen imidazolina, oxazolina, tetrahidroisoquinolina, benzodioxano, benzodioxol y 3,5-dihidrobenzoxazinilo. Los ejemplos de heterociclilo sustituido incluyen 4-metil-1 -piperazinilo y 4-bencil-1 -piperidinilo.
Debe entenderse que el término “arilalquilo”, en algunos aspectos, contempla las definiciones proporcionadas en el presente documento con respecto a los grupos tanto arilo como alquilo, y de manera similar, debe entenderse que cualquier término de grupo funcional combinado también abarca las descripciones de cada grupo independientemente.
El término “opcional” o “opcionalmente” significa que el evento o la circunstancia posteriormente descrito puede producirse o no, y que la descripción incluye casos en los que se produce dicho evento o dicha circunstancia y casos en los que no.
Por ejemplo, “alquilo opcionalmente sustituido” significa o bien “alquilo” o bien “alquilo sustituido,” tal como se define a continuación. Los expertos en la técnica entenderán, con respecto a cualquier grupo que contiene uno o más sustituyentes, que no se pretende que tales grupos introduzcan cualquier sustitución o patrón de sustitución (por ejemplo, alquilo sustituido incluye grupos cicloalquilo opcionalmente sustituidos, que a su vez
se definen como que incluyen grupos alquilo opcionalmente sustituidos, posiblemente sin límite) que son estéricamente imprácticos, sintéticamente no factibles y/o inherentemente inestables. Se entenderá que el término “sustituido o no sustituido” abarca la misma elección en cuanto a si el grupo indicado contiene uno o más sustituyentes o no.
El término “sustituido” significa que uno o más hidrógenos en el átomo designado se reemplazan por una selección a partir del grupo indicado, siempre que no se supere la valencia normal del átomo designado en las circunstancias existentes, y que la sustitución dé como resultado un compuesto estable. Las combinaciones de sustituyentes y/o variables son permisibles únicamente si tales combinaciones dan como resultados compuestos estables. “Compuesto estable o “estructura estable” quiere decir un compuesto que es lo suficientemente robusto como para sobrevivir al aislamiento hasta un grado útil de pureza a partir de una mezcla de reacción y a la formulación para dar un agente terapéutico eficaz. El término “opcionalmente sustituido” significa sustitución opcional con los grupos, radicales o restos especificados.
También debe destacarse que, se supone que, cualquier carbono, así como cualquier heteroátomo, con valencias insatisfechas en el texto, los esquemas, los ejemplos y las tablas en el presente documento tenga el número suficiente de átomo(s) de hidrógeno como para satisfacer las valencias.
Tal como se destaca en el presente documento, la divulgación contempla cualquier isómero o sal farmacéuticamente aceptable, N-óxido, hidrato, profármaco, solvato o derivado de un compuesto tal como se describe en el presente documento, composiciones que comprenden cualquier isómero o sal farmacéuticamente aceptable, N-óxido, solvato, hidrato o derivado de un compuesto tal como se describe en el presente documento y primer uso médico de y/o métodos de tratamiento que emplean cualquier isómero o sal farmacéuticamente aceptable, N-óxido, solvato, hidrato o derivado de un compuesto tal como se describe en el presente documento.
El término “sal farmacéuticamente aceptable” puede referirse en el presente documento a sales que conservan la eficacia y propiedades biológicas de los compuestos de esta invención y, que no son biológicamente ni de otro modo indeseables. En muchos casos, los compuestos de esta invención pueden formar sales de ácido y/o base en virtud de la presencia de grupos amino y/o carboxilo o grupos similares a los mismos. Las sales de adición de ácido farmacéuticamente aceptables pueden formarse con ácidos inorgánicos y ácidos orgánicos. Los ácidos inorgánicos a partir de los cuales pueden derivarse las sales incluyen, por ejemplo, ácido clorhídrico, ácido bromhídrico, ácido sulfúrico, ácido nítrico, ácido fosfórico y similares. Los ácidos orgánicos a partir de los cuales pueden derivarse las sales incluyen, por ejemplo, ácido acético, ácido propiónico, ácido glicólico, ácido pirúvico, ácido oxálico, ácido maleico, ácido malónico, ácido succínico, ácido fumárico, ácido tartárico, ácido cítrico, ácido benzoico, ácido cinámico, ácido mandélico, ácido metanosulfónico, ácido etanosulfónico, ácido ptoluenosulfónico, ácido salicílico y similares.
Las sales de adición de base farmacéuticamente aceptables pueden formarse con bases inorgánicas y orgánicas. Las bases inorgánicas a partir de las cuales pueden derivarse las sales incluyen, por ejemplo, sodio, potasio, litio, amonio, calcio, magnesio, hierro, zinc, cobre, manganeso, aluminio y similares; son particularmente preferidas las sales de amonio, potasio, sodio, calcio y magnesio. Las bases orgánicas a partir de las cuales pueden derivarse las sales incluyen, por ejemplo, aminas primarias, secundarias y terciarias, aminas sustituidas incluyendo aminas sustituidas que se producen de manera natural, aminas cíclicas, resinas de intercambio iónico básicas y similares, específicamente tales como isopropilamina, trimetilamina, dietilamina, trietilamina, tripropilamina y etanolamina.
El término “solvato” puede referirse en el presente documento a un compuesto en asociación física con una o más moléculas de un disolvente farmacéuticamente aceptable. Se entenderá que el término “solvato” abarca el compuesto indicado, una sal farmacéuticamente aceptable del compuesto, un solvato del compuesto y un solvato de una sal farmacéuticamente aceptable del compuesto.
Se entenderá que expresiones tales como “un compuesto tal como se describe en el presente documento” o “un compuesto para su uso tal como se describe” deben considerarse como que abarcan un compuesto de fórmula I-VII o cualquier sal farmacéuticamente aceptable, isómero, N-óxido, isómero o solvato del mismo.
También se contemplan en el presente documento los profármacos y solvatos de los compuestos de la divulgación. Una discusión de profármacos se proporciona en T. Higuchi y V. Stella, Pro-drugs as Novel Delivery Systems (1987) 14 de la A. C. S. Symposium Series, y en Bioreversible Carriers in Drug Design, (1987) Edward B. Roche, ed., American Pharmaceutical Association and Pergamon Press. El término “profármaco” significa un compuesto (por ejemplo, un precursor de fármaco) que se transforma in vivo para dar un compuesto de fórmula (I) - (IV) o una sal farmacéuticamente aceptable, un hidrato o un solvato del compuesto. La transformación puede producirse mediante diversos mecanismos (por ejemplo, mediante procesos metabólicos o químicos), tales como, por ejemplo, a través de hidrólisis en la sangre. Una discusión del uso de profármacos se proporciona por T. Higuchi y W. Stella, “Pro-drugs as Novel Delivery Systems,” vol. 14 de la A. C. S. Symposium Series, y en Bioreversible Carriers in Drug Design, ed. Edward B. Roche, American Pharmaceutical
Association and Pergamon Press, 1987.
Un inhibidor de catepsina C a modo de ejemplo que puede usarse según la presente divulgación incluye Gly-Phe-diazometilcetona (Gly-Phe-DMK) disponible de, por ejemplo, MP Biomedicals, EE. UU.
Según algunos aspectos de la presente divulgación, puede usarse cualquier método bioinformático para diseñar y sintetizar inhibidores específicos de al menos una de CELA3A o una enzima estructuralmente relacionada, CELA1 y/o catepsina C intracelular (por ejemplo, tecnologías bioinformáticas tales como Vigyaan, DNALinux Virtual Desktop (VD) o Bioclipse).
Tal como se mencionó, otro agente que puede regular por disminución una actividad o expresión de catepsina C, CELA3A y CELA1 es, según la presente divulgación, un agente polinucleotídico adecuado para silenciar la expresión de manera dirigida. A continuación se enumeran ejemplos de tales agentes.
La regulación por disminución de al menos una de CELA3A, CELA1 y/o catepsina C intracelular puede lograrse, según la presente divulgación, mediante silenciamiento de ARN. Tal como se usa en el presente documento, la expresión “silenciamiento de ARN” se refiere a un grupo de mecanismos reguladores [por ejemplo, interferencia por ARN (iARN), silenciamiento de genes transcripcionales (TGS), silenciamiento de genes postranscripcionales (PTGS), represión (quelling), supresión conjunta y represión traduccional] mediados por moléculas de ARN que dan como resultado la inhibición o el “silenciamiento” de la expresión de un gen codificante de proteína correspondiente. El silenciamiento de ARN se ha observado en muchos tipos de organismos, incluyendo plantas, animales y hongos.
Tal como se usa en el presente documento, el término “agente de silenciamiento de ARN” se refiere a un ARN que puede inhibir o “silenciar” específicamente la expresión de un gen diana. En determinadas realizaciones, el agente de silenciamiento de a Rn puede prevenir el procesamiento completo (por ejemplo, la traducción y/o expresión total) de una molécula de ARNm a través de un mecanismo de silenciamiento postranscripcional. Los agentes de silenciamiento de ARN incluyen moléculas de ARN no codificantes, por ejemplo, dúplex de ARN que comprenden cadenas emparejadas, así como ARN precursores a partir de los cuales pueden generarse tales ARN no codificantes pequeños. Los agentes de silenciamiento de ARN a modo de ejemplo incluyen ARNbc tales como ARNip, miARN y ARNhc. En un aspecto de la divulgación, el agente de silenciamiento de ARN puede inducir interferencia por ARN. En otro aspecto de la divulgación, el agente de silenciamiento de ARN puede mediar en la represión traduccional.
Según un aspecto de la divulgación, el agente de silenciamiento de ARN es específico para el ARN diana (por ejemplo, catepsina C, CELA3A y CELA1) y no inhibe ni silencia de manera cruzada un gen o una variante de corte y empalme que muestra una homología global del 99% o menos con respecto al gen diana, por ejemplo, una homología global menor del 98%, el 97%, el 96%, el 95%, el 94%, el 93%, el 92%, el 91%, el 90%, el 89%, el 88%, el 87%, el 86%, el 85%, el 84%, el 83%, el 82%, el 81% con respecto al gen diana.
La interferencia por ARN se refiere al proceso de silenciamiento génico postranscripcional específico de secuencia en animales mediado por ARN de interferencia pequeños (ARNip). El proceso correspondiente en plantas se denomina habitualmente silenciamiento de ARN o silenciamiento génico postranscripcional, y también se denomina represión (quelling) en hongos. Se piensa que el proceso de silenciamiento génico postranscripcional es un mecanismo de defensa celular evolutivamente conservado usado para prevenir la expresión de genes extraños, y habitualmente lo comparten diversas floras y filos. Tal protección frente a la expresión de genes extraños puede haber evolucionado en respuesta a la producción de ARN bicatenarios (ARNbc) derivados de infección viral o de la integración aleatoria de elementos de transposón en un genoma huésped a través de una respuesta celular que destruye específicamente ARN monocatenario homólogo o ARN genómico viral.
La presencia de ARNbc largos en las células estimula la actividad de una enzima ribonucleasa III denominada Dicer. Dicer está implicada en el procesamiento del ARNbc para dar fragmentos cortos de ARNbc denominados ARN de interferencia pequeños (ARNip). Los ARN de interferencia pequeños derivados de la actividad de Dicer normalmente tienen una longitud de aproximadamente 21 a aproximadamente 23 nucleótidos y comprenden dúplex de aproximadamente 19 pares de bases. La respuesta de iARN también incluye un complejo de endonucleasa, habitualmente denominado complejo de silenciamiento inducido por ARN (RISC), que media en la escisión de ARN monocatenario que tiene una secuencia complementaria a la cadena antisentido del dúplex de ARNip. La escisión del ARN diana tiene lugar en la parte central de la región complementaria a la cadena antisentido del dúplex de ARNip.
Por consiguiente, algunos aspectos de la divulgación contemplan el uso de ARNbc para regular por disminución la expresión de proteínas a partir de ARNm.
Según un aspecto de la divulgación, el ARNbc tiene más de 30 pb. El uso de ARNbc largos (es decir, ARNbc con más de 30 pb) ha estado muy limitado porque se cree que estas regiones más largas de ARN bicatenario
darían como resultado la inducción de la respuesta de interferón y PKR. Sin embargo, el uso de ARNbc largos puede proporcionar numerosas ventajas porque la célula puede seleccionar la secuencia de silenciamiento óptima, aliviando la necesidad de someter a prueba numerosos ARNip; los ARNbc largos permitirán que las bibliotecas de silenciamiento tengan una menor complejidad a la que sería necesaria para los ARNip; y, quizás 10 más importante, el ARNbc largo puede prevenir mutaciones de escape viral cuando se usa como producto terapéutico.
Diversos estudios demuestran que pueden usarse ARNbc largos para silenciar la expresión génica sin inducir la respuesta de estrés ni provocar efectos inespecíficos significativos; véase por ejemplo [Strat et al., Nucleic Acids Research, 2006, vol. 34, n.° 133803-38l0; Bhargava A et al. Brain Res. Protoc. 2004;13:115-125; Diallo M., et al., Oligonucleotides. 2003;13:381-392; Paddison P.J., et al., Proc. Natl Acad. Sci. USA. 2002;99:1443-1448; Tran N., et al., FEBS Lett. 2004;573:127-134].
La divulgación, según algunos aspectos de la misma, también contempla la introducción de un ARNbc largo específicamente diseñado para no inducir las rutas de interferón y PKR para regular por disminución la expresión génica. Por ejemplo, Shinagwa e Ishii [Genes & Dev. 17 (11): 1340-1345, 2003] han desarrollado un vector, denominado pDECAP, para expresar ARN bicatenario largo a partir de un promotor de ARN polimerasa 11 (Pol II). Dado que los transcritos de pDECAP carecen tanto de la estructura de caperuza en 5' como de la cola poli(A) en 3' que facilitan la exportación de ARNbc al citoplasma, el ARNbc largo a partir de pDECAP no induce la respuesta de interferón.
Otro método para evadir las rutas de interferón y PKR en sistemas de mamífero es mediante la introducción de ARN inhibidores pequeños (ARNip) o bien a través de transfección o bien a través de expresión endógena.
El término “ARNip” se refiere a dúplex de ARN inhibidores pequeños (generalmente entre 18-30 pares de bases) que inducen la ruta de interferencia por ARN (íA r N). Normalmente, los ARNip se sintetizan químicamente como 21meros con una región de dúplex de 19 pb central y proyecciones en 3 de 2 bases simétricas en los externos terminales, aunque recientemente se ha descrito que los dúplex de ARN químicamente sintetizados de 25-30 bases de longitud pueden tener un aumento de potencia de hasta 100 veces en comparación con 21meros en la misma ubicación. Se teoriza que la potencia aumentada observada obtenida usando ARN más largos en la activación de iARN resulta de proporcionar a Dicer un sustrato (27meros) en lugar de un producto (21meros) y que esto mejora la tasa o eficiencia de entrada del dúplex de ARNip en RISC.
Se ha hallado que la posición de la proyección en 3' influye en la potencia de un ARNip, y los dúplex asimétricos que tienen una proyección en 3' en la cadena antisentido son generalmente más potentes que aquellos con la proyección en 3' en la cadena sentido (Rose et al., 2005). Esto puede atribuirse a la carga de cadena asimétrica en RISC, ya que se observan patrones de eficacia contrarios cuando se selecciona como diana el transcrito antisentido.
Las cadenas de un ARN de interferencia bicatenario (por ejemplo, un ARNip) pueden conectarse para formar una estructura de horquilla o tallo-bucle (por ejemplo, un ARNhc). Por tanto, tal como se mencionó, el agente de silenciamiento de ARN de algunos aspectos de la divulgación también puede ser un ARN en horquilla corto (ARNhc).
El término “ARNhc”, tal como se usa en el presente documento, se refiere a un agente de ARN que tiene una estructura de tallo-bucle, que comprende una primera y una segunda región de secuencia complementaria, siendo el grado de complementariedad y la orientación de las regiones suficientes como para que se produzca el apareamiento de bases entre las regiones, uniéndose las regiones primera y segunda mediante una región de bucle, resultando el bucle de la falta de apareamiento de bases entre nucleótidos (o análogos de nucleótido) dentro de la región de bucle. El número de nucleótidos en el bucle es un número entre, e incluyendo, de 3 a 23, o de 5 a 15, o de 7 a 13, o de 4 a 9, o de 9 a 11. Algunos de los nucleótidos en el bucle pueden estar implicados en interacciones de pares de bases con otros nucleótidos en el bucle. Los ejemplos de secuencias de oligonucleótidos que pueden usarse para formar el bucle incluyen 5'-UUCAAGAGA-3' (Brummelkamp, T. R. et al. (2002) Science 296: 550) y 5'-UUUGUGUAG-3' (Castanotto, D. et al. (2002) RNA 8:1454). Un experto en la técnica reconocerá que el oligonucleótido monocatenario resultante forma una estructura de tallo-bucle u horquilla que comprende una región bicatenaria que puede interaccionar con la maquinaria de iARN.
La síntesis de los agentes de silenciamiento de ARN adecuados para su uso con algunos aspectos de la divulgación puede efectuarse de la siguiente manera. En primer lugar, se examina la secuencia de ARNm de catepsina C, CELA3A y CELA1 en el sentido de 3' desde el codón de inicio AUG en busca de secuencias de dinucleótidos AA. Se registra la aparición de cada AA y los 19 nucleótidos adyacentes hacia 3' como posibles sitios diana de ARNip. Preferiblemente, los sitios diana de ARNip se seleccionan del marco de lectura abierto, ya que las regiones no traducidas (UTR) son más ricas en sitios de unión a proteína reguladores. Las proteínas de unión a UTR y/o los complejos de inicio de la traducción pueden interferir en la unión del complejo de endonucleasa de ARNip [T uschl ChemBiochem. 2:239-245]. Sin embargo, se apreciará que los ARNip dirigidos
a regiones no traducidas también pueden ser eficaces, tal como se demuestra para GAPDH en la que el ARNip dirigido a la 5'-UTR medió en una disminución de aproximadamente el 90% del ARNm de GAPDH celular y suprimió por completo el nivel de proteína (www.ambion.com/techlib/tn/91/912.html).
En segundo lugar, se comparan los posibles sitios diana con una base de datos genómica apropiada (por ejemplo, de ser humano, ratón, rata, etc.) usando cualquier software de alineación de secuencias, tal como el software BLAST disponible del servidor del NCBI (www.ncbi.nlm.nih.gov/BLAST/). Se filtran los supuestos sitios diana que muestran una homología significativa con otras secuencias codificantes.
Se seleccionan las secuencias dianas cualificadas como molde para la síntesis de ARNip. Las secuencias preferidas son aquellas que incluyen un bajo contenido en G/C ya que estas han demostrado ser más eficaces en la mediación en el silenciamiento génico en comparación con aquellas con un contenido en G/C mayor del 55%. Preferiblemente, se seleccionan varios sitios diana a lo largo de la longitud del gen diana para su evaluación. Para una mejor evaluación de los ARNip seleccionados, preferiblemente se usa un control negativo conjuntamente. Los ARNip de control negativo incluyen preferiblemente la misma composición de nucleótidos que los ARNip pero carecen de una homología significativa con el genoma. Por tanto, se usa preferiblemente una secuencia de nucleótidos reordenada del ARNip, siempre que no presente ninguna homología significativa con cualquier otro gen.
Por ejemplo, según la presente divulgación, una molécula de ARNip adecuada para catepsina C puede comprender la secuencia de ácido nucleico tal como se expone en SEQ ID NO: 1.
Una molécula de ARNip, molécula de miARN o molécula de ARNhc a modo de ejemplo para silenciar catepsina C puede adquirirse comercialmente de, por ejemplo, Sigma-Aldrich, QIAGEN u OriGene.
Por ejemplo, según la presente divulgación, una molécula de ARNip adecuada para CELA1 puede comprender la secuencia de ácido nucleico tal como se expone en SEQ ID NO: 2.
Una molécula de ARNip, molécula de miARN o molécula de ARNhc a modo de ejemplo para silenciar CELA1 puede adquirirse comercialmente de, por ejemplo, Sigma-Aldrich, QIAGEN u OriGene.
Por ejemplo, según la presente divulgación, una molécula de ARNip adecuada para CELA3A puede comprender la secuencia de ácido nucleico tal como se expone en SEQ ID NO: 3.
Una molécula de ARNip, molécula de miARN o molécula de ARNhc a modo de ejemplo para silenciar CELA3A puede adquirirse comercialmente de, por ejemplo, Sigma-Aldrich, QIAGEN u OriGene.
La presente divulgación proporciona además un polinucleótido aislado que comprende una secuencia de ácido nucleico que comparte al menos una identidad de desde el 95% hasta el 99% con o tal como se expone en SEQ ID NO: 1.
La presente divulgación proporciona además un polinucleótido aislado que comprende una secuencia de ácido nucleico que comparte al menos una identidad de desde el 95% hasta el 99% con o tal como se expone en SEQ ID NO: 2.
La presente divulgación proporciona además un polinucleótido aislado que comprende una secuencia de ácido nucleico que comparte al menos una identidad de desde el 95% hasta el 99% con o tal como se expone en SEQ ID NO: 3.
Se apreciará que el agente de silenciamiento de ARN de algunas realizaciones de la invención no necesita limitarse a aquellas moléculas que contienen únicamente ARN, sino que abarca además moléculas nucleotídicas y no nucleotídicas químicamente modificadas.
Los ARNm que va a seleccionarse como diana usando agentes de silenciamiento de ARN incluyen, pero no se limitan a, aquellos cuya expresión se correlaciona con un rasgo fenotípico no deseado. ARNm a modo de ejemplo que pueden seleccionarse como diana son aquellos que codifican para proteínas truncadas, es decir, que comprenden deleciones. Por consiguiente, el agente de silenciamiento de ARN de algunos aspectos de la presente divulgación puede dirigirse a una región de puente en cualquier lado de la deleción. La introducción de tales agentes de silenciamiento de ARN en una célula provocaría una regulación por disminución de la proteína mutada al tiempo que deja sin afectar a la proteína no mutada.
Según otro aspecto de la presente divulgación, el agente de silenciamiento de ARN puede ser un miARN.
Los términos “microARN”, “miARN” y “miR” son sinónimos y se refieren a un conjunto de moléculas de ARN monocatenario no codificante de aproximadamente 19-28 nucleótidos de longitud, que regulan la expresión génica. Los miARN se hallan en una amplia variedad de organismos (virus, seres humanos), y se ha
demostrado que desempeñan un papel en el desarrollo, la homeostasis y la etiología de la enfermedad.
Debe destacarse que puede haber variabilidad en los extremos 5' y 3' de cualquier par de miARN y miARN*. Esta variabilidad puede deberse a la variabilidad en el procesamiento enzimático de Drosha y Dicer con respecto al sitio site de escisión. La variabilidad en los extremos 5' y 3' de miARN y miARN* también puede deberse a apareamientos erróneos en las estructuras de tallo del pri-miARN y pre-miARN. Los apareamientos erróneos de las cadenas de tallo pueden conducir a una población de estructuras de horquilla diferentes. La variabilidad en las estructuras de tallo también puede conducir a variabilidad en los productos de escisión por Drosha y Dicer.
Otro agente que puede regular por disminución catepsina C, CELA3A y CELA1 es una molécula de ADNzima que puede escindir específicamente un transcrito de ARNm o una secuencia de ADN de catepsina C, CELA3A y CELA1. Las ADNzimas son polinucleótidos monocatenarios que pueden escindir secuencias diana tanto monocatenarias como bicatenarias. (Breaker, R.R. y Joyce, G. Chemistry and Biology 1995;2:655; Santoro, S.W. y Joyce, G.F. Proc. Natl, Acad. Sci. USA 1997;943:4262. Se ha propuesto un modelo general (el modelo “10-23”) para la ADNzima. Las ADNzimas “10-23” tienen un dominio catalítico de 15 desoxirribonucleótidos, flanqueado por dos dominios de reconocimiento de sustrato de siete a nueve desoxirribonucleótidos cada uno. Este tipo de ADNzima puede escindir eficazmente su ARN de sustrato en las uniones purina-pirimidina (Santoro, S.W. y Joyce, G.F. Proc. Natl, Acad. Sci. USA 199; para una revisión de las ADNzimas, véase Khachigian, LM [Curr Opin Mol Ther 4:119-21 (2002)].
Se han dado a conocer ejemplos de construcción y amplificación de ADNzimas modificadas por ingeniería sintéticas que reconocen sitios de escisión diana monocatenarios y bicatenarios en la patente estadounidense n.° 6.326.174 concedida a Joyce et al. Recientemente se observó que las ADNzimas de diseño similar dirigidas contra el receptor de urocinasa humana inhibían la expresión del receptor de urocinasa, e inhibían con éxito la metástasis de células de cáncer de colon in vivo (Itoh et al, 2002, resumen 409, Ann Meeting Am Soc Gen Ther www.asgt.org). En otra aplicación, las ADNzimas complementarias a oncogenes bcr-ab1 tuvieron éxito en la inhibición de la expresión de oncogenes en células de leucemia y en la disminución de las tasas de recidiva en trasplante autólogo de médula ósea en casos de LMC y LLA.
La regulación por disminución de catepsina C, CELA3a y CELA1, según la presente divulgación, también puede efectuarse usando un polinucleótido antisentido que puede hibridarse específicamente con un transcrito de ARNm que codifica para catepsina C, CELA3A y CELA1.
El diseño de moléculas antisentido que puede usarse para regular por disminución eficazmente al menos una de CELA3A, CELA1 y/o catepsina C intracelular debe efectuarse teniendo en consideración dos aspectos importantes para el enfoque antisentido. El primer aspecto es el suministro del oligonucleótido al citoplasma de las células apropiadas, mientras que el segundo aspecto es el diseño de un oligonucleótido que se una específicamente al ARNm diseñado dentro de las células de manera que inhiba la traducción del mismo.
La técnica anterior enseña varias estrategias de suministro que pueden usarse para suministrar eficazmente oligonucleótidos a una amplia variedad de tipos de células [véase, por ejemplo, Luft J Mol Med 76: 75-6 (1998); Kronenwett et al. Blood 91: 852-62 (1998); Rajur et al. Bioconjug Chem 8: 935-40 (1997); Lavigne et al. Biochem Biophys Res Commun 237: 566-71 (1997) y Aoki et al. (1997) Biochem Biophys Res Commun 231: 540-5 (1997)].
Además, también hay disponibles algoritmos para identificar aquellas secuencias con la afinidad de unión predicha más alta por su ARNm diana basándose en un ciclo termodinámico que explica la energía de las alteraciones estructurales tanto en el ARNm diana como en el oligonucleótido [véase, por ejemplo, Walton et al. Biotechnol Bioeng 65: 1-9 (1999)].
Tales algoritmos se han usado con éxito para implementar un enfoque antisentido en células. Por ejemplo, el algoritmo desarrollado por Walton et al. permitió a los científicos diseñar con éxito oligonucleótidos antisentido para transcritos de beta-globina de conejo (RBG) y factor de necrosis tumoral alfa (TNF alfa) de ratón. El mismo grupo de investigación ha notificado recientemente que la actividad antisentido de oligonucleótidos racionalmente seleccionados contra tres ARNm diana modelo (lactato deshidrogenasa A y B humana y gp130 de rata) en cultivo celular, tal como se evaluó mediante una técnica de PCR cinética, demostró ser eficaz en casi todos los casos, incluyendo pruebas contra tres dianas diferentes en dos tipos de células con químicas de oligonucleótido fosfodiéster y fosforotioato.
Además, también se publicaron varios enfoques para diseñar y predecir la eficiencia de oligonucleótidos específicos usando un sistema in vitro (Matveeva et al., Nature Biotechnology 16: 1374 - 1375 (1998)].
Otro agente que puede regular por disminución catepsina C, CELA3A y CELA1, según la presente divulgación, es una molécula de ribozima que puede escindir específicamente un transcrito de ARNm que codifica para catepsina C, CELA3A y CELA1. Las ribozimas están usándose cada vez más para la inhibición específica de
secuencia de la expresión génica mediante la escisión de ARNm que codifican para proteínas de interés [Welch et al., Curr Opin Biotechnol. 9:486-96 (1998)]. La posibilidad de diseñar ribozimas para escindir cualquier ARN diana específico las ha convertido en valiosas herramientas en aplicaciones tanto de investigación básica como terapéuticas. En el área terapéutica, las ribozimas se han aprovechado para seleccionar como diana ARN virales en enfermedades infecciosas, oncogenes dominantes en cánceres y mutaciones somáticas específicas en trastornos genéticos [Welch et al., Clin Diagn Virol. 10:163-71 (1998)]. Lo más notable, varios protocolos de terapia génica de ribozimas para pacientes con VIH ya están en ensayos de fase 1. Más recientemente, las ribozimas se han usado para investigación con animales transgénicos, validación de dianas génicas y dilucidación de rutas. Varias ribozimas están en diversas fases de ensayos clínicos. ANGIOZYME fue la primera ribozima químicamente sintetizada que se estudió en ensayos clínicos con seres humanos. ANGIOZYME inhibe específicamente la formación de VEGF-r (receptor del factor de crecimiento endotelial vascular), un componente clave en la ruta de la angiogénesis. Ribozyme Pharmaceuticals, Inc., así como otras empresas, han demostrado la importancia de los productos terapéuticos antiangiogénicos en modelos animales. Se halló que HEPTAZYME, una ribozima diseñada para destruir selectivamente ARN del virus de la hepatitis C (VHC), era eficaz en la reducción del ARN viral de la hepatitis C en ensayos de cultivo celular (Ribozyme Pharmaceuticals, Incorporated - página web de inicio WEB).
Por tanto, según la presente divulgación, para cualquier secuencia dada en la región reguladora de catepsina C, CELA3A y CELA1, puede idearse una secuencia de formación de tríplex. Los oligonucleótidos de formación de tríplex preferiblemente tienen una longitud de al menos 15, más preferiblemente 25, todavía más preferiblemente 30 o más nucleótidos, hasta 50 ó 100 pb.
La transfección de células (por ejemplo, a través de liposomas catiónicos) con TFO y la formación de la estructura de triple hélice con el a Dn diana inducen cambios estéricos y funcionales, bloqueando el inicio y la extensión de la transcripción, permitiendo la introducción de cambios de secuencia deseados en el ADN endógeno y dando como resultado la regulación por disminución específica de la expresión génica. Los ejemplos de tal supresión de la expresión génica en células tratadas con TFO incluyen la atenuación de los genes supFG1 episómico y HPRT endógeno en células de mamífero (Vasquez et al., Nucl Acids Res.
1999;27:1176-81 y Puri, et al, J Biol Chem, 2001;276:28991-98) y la regulación por disminución específica de secuencia y diana de la expresión del factor de transcripción Ets2, importante en la etiología del cáncer de próstata (Carbone, et al, Nucl Acids Res. 2003;31:833-43) y el gen ICa M-1 proinflamatorio (Besch et al, J Biol Chem, 2002;277:32473-79). Además, Vuyisich y Beal han demostrado recientemente que los TFO específicos de secuencia pueden unirse a ARNbc, inhibiendo la actividad de enzimas dependientes de ARNbc tales como cinasas dependientes de ARN (Vuyisich y Beal, Nucl Acids Res 2000;28:2369-74).
Adicionalmente, los TFO diseñados según los principios anteriormente mencionados, según la presente divulgación, pueden inducir mutagénesis dirigida que puede efectuar la reparación del ADN, proporcionando de ese modo tanto regulación por disminución como regulación por incremento de la expresión de genes endógenos (Seidman y Glazer, J Clin Invest 2003;112:487-94). Puede encontrarse una descripción detallada del diseño, la síntesis y administración de TFO eficaces en las solicitudes de patente estadounidense n.os 2003 017068 y 20030096980 concedidas a Froehler et al, y 20020128218 y 20020123476 concedidas a Emanuele et al, y la patente estadounidense n.° 5.721.138 concedida a Lawn.
Las regiones de ácido nucleico a modo de ejemplo de CELA1 y CELA3A que pueden seleccionarse como diana por el agente polinucleotídico de la presente divulgación comprenden las secuencias de ácido nucleico tal como se exponen en SEQ ID NO: 24, SEQ ID NO: 25, SEQ ID NO: 26, SEQ ID NO: 27, SEQ ID NO: 28, SEQ ID NO: 29, SEQ ID NO: 30, SEQ ID NO: 31, SEQ ID NO: 32, SEQ ID NO: 33, SEQ ID NO: 34, SEQ ID NO: 35 y SEQ ID NO: 36. Sin embargo, se apreciará que puede usarse cualquier región de ácido nucleico de catepsina C, CELA1 y/o CELA3A que silencie la expresión de las mismas de manera dirigida según la presente divulgación.
La presente divulgación proporciona además un polinucleótido aislado que se hibrida específicamente con CELA1 y/o CELA3A pero no con CELA2A o CELA3B en condiciones de hibridación de moderadas a rigurosas. Las condiciones de hibridación rigurosas de la presente invención pueden verse afectadas por, por ejemplo, una disolución de hibridación que contiene sulfato de dextrano al 10%, NaCl 1 M, SDS al 1% y 5 x 10⁶ cpm de sonda marcada con 32p, a 65°C, con una disolución de lavado final de 0,2 x SSC y SDS al 0,1% y lavado final a 65°C; mientras que las condiciones de hibridación moderadas pueden verse afectadas por, por ejemplo, una disolución de hibridación que contiene sulfato de dextrano al 10%, NaCl 1 M, SDS al 1% y 5 x 10⁶ cpm de sonda marcada con 32p, a 65°C, con una disolución de lavado final de 1 x SSC y SDS al 0,1% y lavado final a 50°C.
La presente divulgación proporciona además un polinucleótido aislado que se hibrida específicamente con catepsina C pero no con las catepsinas A, B, D, E, G, H, K, L1, L2, O, S, W o Z en condiciones de hibridación de moderadas a rigurosas.
Los agentes polinucleotídicos aislados para la regulación por disminución de la expresión de catepsina C, CELA1 y/o CELA3A en células necrosantes pueden proporcionarse a las células por sí mismos. Tales agentes
polinucleotídicos normalmente se administran a las células como parte de un constructo de expresión. En este caso, el agente polinucleotídico está ligado en un constructo de ácido nucleico bajo el control de un elemento regulador que actúa en cis (por ejemplo, promotor) que puede dirigir una expresión del agente polinucleotídico en las células de manera constitutiva o inducible.
Los constructos de expresión de la presente divulgación también pueden incluir secuencias adicionales que hacen que sean adecuados para la replicación e integración en eucariotas (por ejemplo, vectores lanzadera). Los vectores de clonación típicos contienen secuencias de inicio de la transcripción y traducción (por ejemplo, promotores, potenciadores) y terminadores de la transcripción y traducción (por ejemplo, señales de poliadenilación). Los constructos de expresión de la presente divulgación pueden incluir además un potenciador que puede ser adyacente o distante a la secuencia promotora y puede funcionar en la regulación por incremento de la transcripción a partir del mismo.
Además de los aspectos ya descritos, los constructos de expresión de la presente invención normalmente pueden contener otros elementos especializados destinados a aumentar el nivel de expresión de ácidos nucleicos clonados o facilitar la identificación de células que portan el ADN recombinante. Por ejemplo, varios virus animales contienen secuencias de ADN que fomentar la replicación extracromosómica del genoma viral en tipos de células permisivas. Los plásmidos que albergan estos replicones virales se replican de manera episómica siempre que se proporcionen factores apropiados por parte de los genes portados o bien en el plásmido o bien con el genoma de la célula huésped.
Los constructos de expresión de la presente divulgación pueden incluir, o no, un replicón eucariota. Si está presente un replicón eucariota, el vector puede amplificarse en células eucariotas usando el marcador seleccionable apropiado. Si el constructo no comprende ningún replicón eucariota, no es posible la amplificación episómica. En cambio, el ADN recombinante se integra en el genoma de la célula modificada por ingeniería, donde el promotor dirige la expresión del ácido nucleico deseado.
El constructo de ácido nucleico, según la presente divulgación, puede introducirse en las células necrosantes de la presente invención usando un vehículo/método de administración génica apropiado (transfección, transducción, etc.) y un sistema de expresión apropiado.
Los ejemplos de vectores de expresión de mamífero, según la presente divulgación, incluyen, pero no se limitan a, pcDNA3, pcDNA3.1(+/-), pGL3, pZeoSV2(+/-), pSecTag2, pDisplay, pEF/myc/cyto, pCMV/myc/cyto, pCR3.1, pSinRep5, DH26S, d Hb B, pNMT1, pNMT41 y pNMT81, que están disponibles de Invitrogen, pCI que está disponible de Promega, pMbac, pPbac, pBK-RSV y pBK-CMV, que están disponibles de Strategene, pTRES que está disponible de Clontech, y sus derivados.
Pueden usarse diversos métodos para introducir los vectores de expresión de la presente divulgación en células humanas. Tales métodos se describen generalmente en, por ejemplo: Sambrook, J. y Russell, D. W. (1989, 1992, 2001), Molecular Cloning: A Laboratory Manual, Cold Springs Harbor Laboratory, Nueva York; Ausubel, R. M. et al., eds. (1994, 1989). Current Protocols in Molecular Biology, John Wiley and Sons, Baltimore, Md. (1989); Chang, P. L., ed. (1995). Somatic Gene Therapy, CRC Press, Boca Raton, Fla.; Vega, M. A. (1995). Gene Targeting, CRC Press, Boca Raton, Fla.; Rodriguez, R. L. y Denhardt, D. H. (1987). Vectors: A Survey of Molecular Cloning Vectors and Their Uses, Butterworth-Heinemann, Boston, Mass; y Gilboa, E. et al. (1986). Transfer and expression of cloned genes using retroviral vectors. Biotechniques 4(6), 504-512; e incluyen, por ejemplo, transfección estable o transitoria, lipofección, electroporación e infección con vectores virales recombinantes. Además, véanse las patentes estadounidenses n.os 5.464.764 y 5.487.992 para métodos de selección positiva-negativa.
Puesto que cada una de al menos una de CELA3A, CELA1 y/o catepsina C intracelular son dianas intracelulares, los agentes de la presente invención pueden formularse para administración intracelular. Por ejemplo, la molécula de unión de alta afinidad (por ejemplo, anticuerpo) de la presente divulgación puede diseñarse adicionalmente para administración intracelular.
En algunos aspectos, el agente de silenciamiento de ARN proporcionado en el presente documento puede asociarse funcionalmente con un péptido de penetración celular. Tal como se usa en el presente documento, un “péptido de penetración celular” es un péptido que comprende una secuencia de aminoácidos o un motivo funcional corto (aproximadamente 12-30 residuos) que confiere propiedades de translocación independientes de la energía (es decir, no endocitóticas) asociadas con el transporte del complejo permeable a la membrana a través de las membranas plasmática y/o nuclear de una célula. El péptido de penetración celular usado en el complejo permeable a la membrana de algunas realizaciones de la invención comprende preferiblemente al menos un residuo de cisteína no funcional, que está o bien libre o bien derivatizado para formar un enlace disulfuro con un ácido ribonucleico bicatenario que se ha modificado para tal enlace. Los motivos de aminoácido representativos que confieren tales propiedades se enumeran en la patente estadounidense n.° 6.348.185, cuyo contenido se incorpora expresamente en el presente documento mediante referencia. Los péptidos de penetración celular de algunos aspectos de la divulgación incluyen preferiblemente, pero no se limitan a,
penetratina, transportan, pIsl, TAT(48-60), pVEC, MTS y MAP.
Por tanto, por ejemplo, pueden usarse sistemas basados en lípidos para el suministro de estos anticuerpos a las células diana (por ejemplo, una célula necrótica) de la presente divulgación.
Los liposomas incluyen cualquier estructura sintética (es decir, que no se produce de manera natural) compuesta por bicapas lipídicas, que encierran un volumen. Los liposomas incluyen emulsiones, espumas, micelas, monocapas insolubles, cristales líquidos, dispersiones fosfolipídicas, capas lamelares y similares. Los liposomas pueden prepararse mediante cualquiera de los métodos conocidos en la técnica [Monkkonen, J. et al., 1994, J. Drug Target, 2:299-308; Monkkonen, J. et al., 1993, Calcif. Tissue Int., 53:139-145; Lasic D., Liposomes Technology Inc., Elsevier, 1993, 63-105. (capítulo 3); Winterhalter M, Lasic D, Chem Phys Lipids, septiembre de 1993;64(1-3):35-43]. Los liposomas pueden tener carga positiva, carga negativa o ser neutros. Para la captación por el sistema fagocítico mononuclear (MPS), los liposomas pueden ser hidrófobos puesto que el enmascaramiento hidrófilo de la membrana del liposoma (por ejemplo, mediante el uso de lípidos unidos a polietilenglicol y partículas hidrófilas) puede ser menos propenso a la captación por MPS. También es preferible que los liposomas no comprendan lípidos estéricamente protegidos tales como gangliósido-GMl y fosfatidilinositol puesto que estos lípidos impiden la captación por m Ps .
Los liposomas pueden ser una monocapa lipídica o pueden ser multilamelares. Si el agente terapéutico es hidrófilo, su suministro puede mejorarse adicionalmente usando vesículas unilamelares grandes debido a su mayor volumen interno. A la inversa, si el agente terapéutico es hidrófobo, su suministro puede mejorarse adicionalmente usando vesículas multilamelares. Alternativamente, el agente terapéutico (por ejemplo, anticuerpo) puede no ser capaz de penetrar la bicapa lipídica y, por consiguiente, permanecería adsorbido a la superficie del liposoma. En este caso, aumentar el área de superficie del liposoma puede mejorar adicionalmente el suministro del agente terapéutico. Liposomas adecuados según la invención son liposomas no tóxicos tales como, por ejemplo, aquellos preparados a partir de fosfatidilcolina, fosfoglicerol y colesterol. El diámetro de los liposomas usados puede oscilar entre 0,1 y 1,0 micrómetros. Sin embargo, también pueden usarse otros intervalos de tamaño adecuados para la fagocitosis por células fagocíticas. Para dimensionar los liposomas, puede usarse homogeneización, que se basa en la energía de cizalladura para fragmentar liposomas grandes para dar unos más pequeños. Las homogeneizadoras que pueden usarse de manera conveniente incluyen los microfluidizadores producidos por Microfluidics de Boston, MA. En un procedimiento de homogeneización típico, se recirculan los liposomas a través de una homogeneizadora de emulsión convencional hasta que se observan los tamaños de liposoma seleccionados. La distribución de tamaño de partícula puede monitorizarse mediante discriminación de tamaño de partícula por haz de luz láser convencional. La extrusión de los liposomas a través de una membrana de policarbonato de tamaño de poro pequeño o una membrana cerámica asimétrica es un método eficaz para reducir los tamaños de liposoma hasta una distribución de tamaño relativamente bien definida. Normalmente, se cicla la suspensión a través de la membrana una o más veces hasta que se logra la distribución de tamaño de liposoma deseada. Los liposomas pueden extruirse a través de membranas de tamaño de poro sucesivamente más pequeño para lograr una reducción gradual del tamaño de liposoma.
Puede usarse cualquier método conocido en la técnica para incorporar un agente terapéutico de algunas realizaciones de la invención en un liposoma. Por ejemplo, la molécula de alta afinidad (por ejemplo, anticuerpo) puede encapsularse dentro del liposoma. Alternativamente, puede adsorberse sobre la superficie del liposoma. Otros métodos que pueden usarse para incorporar un agente farmacéutico en un liposoma de la presente invención son los descritos por Alfonso et al., [The science and practice of pharmacy, Mack Publishing, Easton Pa 19a ed., (1995)] y los descritos por Kulkarni et al., [J. Microencapsul.1995, 12 (3) 229-46].
Los liposomas usados en los métodos de la presente invención atraviesan preferiblemente las barreras hemáticas. Por tanto, preferiblemente, los liposomas de la presente invención no comprenden un polisacárido de direccionamiento a una barrera hemática (por ejemplo, manosa) en su porción de membrana. Preferiblemente, los liposomas de la presente invención no comprenden péptidos en su porción de membrana que dirigen los liposomas a un receptor en una barrera hemática. Los ejemplos de tales péptidos incluyen, pero no se limitan a, transferrina, insulina, IGF-1, IGF-2, anticuerpo anti-receptor de transferrina, anticuerpo anti receptor de insulina, anticuerpo anti-receptor de IGF-1 y anticuerpo anti-receptor de IGF-2.
Con el fin de determinar liposomas que son especialmente adecuados según la presente invención, puede realizarse un ensayo de exploración tal como los ensayos descritos en la solicitud de patente estadounidense n.° 20040266734 y la solicitud de patente estadounidense n.° 20040266734; y en Danenberg et al., Journal of cardiovascular pharmacology 2003, 42:671-9; Circulation 2002, 106:599-605; Circulation 2003, 108:2798-804.
Según una realización de la presente invención, el método de prevención o inhibición de necrosis celular se efectúa in vitro o ex vivo.
La capacidad para modular al menos una de CELA3A, CELA1 y/o catepsina C intracelular puede usarse como una novedosa modalidad terapéutica para el tratamiento de muerte celular inducida por necrosis.
Por tanto, según otra realización de la presente invención, se proporciona un compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona o una sal farmacéuticamente aceptable de la misma, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il) propan-1-ona o una sal farmacéuticamente aceptable de la misma, y un compuesto caracterizado por la estructura de fórmula VI o una sal farmacéuticamente aceptable del mismo, o cualquier combinación de los mismos, para su uso en un método de tratamiento, prevención, mejora, supresión de los síntomas o reducción de la incidencia de una enfermedad asociada con necrosis en un sujeto que lo necesita, en el que dicha enfermedad se selecciona del grupo que consiste en una enfermedad neurodegenerativa, degeneración macular, necrosis retiniana, una distrofia muscular, una leucemia, un linfoma, una dificultad respiratoria neonatal, una asfixia, una hernia encarcelada, una diabetes mellitus, una tuberculosis, una endometriosis, una distrofia vascular, una psoriasis, una criolesión, una complicación por carga de hierro, una complicación por tratamiento con esteroides, una cardiopatía isquémica, infarto de miocardio, una lesión por reperfusión, una enfermedad o un daño cerebrovascular, una gangrena, una úlcera de decúbito, una pancreatitis, una hepatitis, una cirrosis, una hemoglobinuria, septicemia, una quemadura, una hipertermia, una enfermedad de Crohn, una celiaquía, un síndrome compartimental, una procolitis necrosante, un síndrome de Stevens-Johnson (SJS), una necrosis epidérmica tóxica (TEN), una fibrosis quística, una artritis reumatoide, una osteomielitis, una fascitis necrosante, una nefrotoxicidad, una lesión de la médula espinal, una glomerulonefritis, una necrosis tubular aguda, una necrosis cortical renal, una artritis degenerativa, una tirosinemia, una enfermedad hereditaria metabólica, una infección bacteriana, vírica, fúngica o parasitaria, una enfermedad de Anderson, una enfermedad mitocondrial congénita, una fenilcetonuria, un infarto placentario, una sífilis, una necrosis aséptica, una necrosis avascular, alcoholismo, una necrosis asociada con la administración de o exposición a un fármaco, una toxina química, un producto agroquímico, un metal pesado, un organofosfato de guerra o venenos de araña o serpiente, una necrosis asociada con la administración de rellenos dérmicos, una necrosis asociada con la administración de fármacos ectópicos, una necrosis inducida por quimioterapia, una necrosis inducida por radiación, o deterioro o reducción de calidad de tejido de trasplante, que comprende administrar una cantidad terapéuticamente eficaz del mismo a ese sujeto, tratando de ese modo la enfermedad en dicho sujeto que lo necesita; y en el que dicha fórmula IV se define de la siguiente manera:

Fórmula VI
en la que
G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida;
y G2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;
en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos.
El término “tratar” se refiere a inhibir o detener el desarrollo de una enfermedad, un trastorno o estado y/o provocar la reducción, remisión o regresión de una enfermedad, un trastorno o estado o evitar que se produzca una enfermedad, un trastorno o estado médico en un sujeto que puede estar en riesgo de padecer la enfermedad, el trastorno o estado, pero que aún no se le ha diagnosticado que tiene la enfermedad, el trastorno o estado. Los expertos en la técnica entenderán que pueden usarse diversas metodologías y ensayos para evaluar el desarrollo de una enfermedad, un trastorno o estado, y de manera similar, pueden usarse diversas metodologías y ensayos para evaluar la reducción, remisión o regresión de una enfermedad, un trastorno o estado.
Tal como se usa en el presente documento, el término “sujeto” se refiere a un animal, preferiblemente un mamífero, lo más preferiblemente un ser humano, incluyendo seres humanos tanto jóvenes como mayores de ambos géneros, que padecen o tienen predisposición a un trastorno o estado relacionado con necrosis.
Según una realización, la enfermedad o el estado que está asociado con necrosis celular es lesión cerebral
(por ejemplo, lesión cerebral traumática).
Por tanto, los presentes compuestos son para su uso en métodos de tratamiento de necrosis asociada con cualquier lesión aguda o crónica del sistema nervioso central (SNC). Una enfermedad o un estado de este tipo puede incluir, pero no se limita a, accidente cerebrovascular (provocado por trombosis, embolia o vasoconstricción), lesión craneal cerrada, isquemia cerebral global (por ejemplo, isquemia debida a hipotensión sistémica de cualquier causa, incluyendo infarto cardiaco, arritmia cardiaca, choque hemorrágico y lesión cerebral posterior a injerto de revascularización coronaria), isquemia focal y hemorragia intracraneal. El daño isquémico al SNC puede resultar de estados isquémicos o bien globales o focales. La isquemia global se produce cuando el flujo sanguíneo a todo el cerebro cesa durante un periodo de tiempo, tal como durante un paro cardiaco. La isquemia focal se produce cuando una porción del cerebro queda privada de flujo sanguíneo normal, tal como durante una oclusión tromboembólica de un vaso cerebral, lesión craneal traumática, edema y tumores cerebrales. Gran parte del daño al SNC debido a isquemia cerebral se produce durante horas o incluso días después del estado isquémico, y es secundario a la liberación de productos citotóxicos por parte del tejido dañado.
En algunas realizaciones, la invención contempla específicamente compuestos para su uso en el tratamiento o la prevención de hepatitis o cirrosis.
En algunas realizaciones, la invención contempla específicamente compuestos para su uso en el tratamiento o la prevención de cardiopatía, incluyendo, en algunos aspectos, infarto de miocardio, insuficiencia cardiaca, fallo cardiaco y otros, tal como apreciará el experto en la técnica.
Según las presentes enseñanzas, con el fin de tratar la enfermedad o el estado médico asociado con necrosis celular, al sujeto se le administra un agente que específicamente regula por disminución una expresión y alternativa o adicionalmente inhibe una actividad de catepsina C, CELA1 y/o CELA3A o una enzima estructuralmente relacionada, tal como se detalló de manera adicional anteriormente en el presente documento.
Se apreciará que cada uno de los agentes de regulación por disminución descritos anteriormente en el presente documento o el vector de expresión que codifica para los agentes de regulación por disminución puede administrarse al individuo por sí mismos o como parte de una composición farmacéutica que también incluye un portador fisiológicamente aceptable, o en algunos aspectos, como parte de un conjugado, una partícula cargada, un liposoma o cualquier portador conocido en la técnica, que a su vez, en algunos aspectos, puede formularse además como parte de una composición farmacéutica. El propósito de una composición farmacéutica es facilitar la administración del principio activo a un organismo.
Tal como se usa en el presente documento, una “composición farmacéutica” se refiere a una preparación de uno o más de los principios activos descritos en el presente documento con otros componentes químicos tales como portadores y excipientes fisiológicamente adecuados. El propósito de una composición farmacéutica es facilitar la administración de un compuesto a un organismo.
En el presente documento, el término “principio activo” se refiere a al menos una de CELA3A, CELA1 y/o catepsina C intracelular, agente de regulación por disminución o inhibición responsable del efecto biológico.
A continuación en el presente documento, las expresiones “portador fisiológicamente aceptable” y “portador farmacéuticamente aceptable”, que pueden usarse de manera intercambiable, se refieren a un portador o a un diluyente que no provoca una irritación significativa a un organismo y que no suprime la actividad biológica ni las propiedades del compuesto administrado. En estas expresiones se incluye un adyuvante.
En el presente documento, el término “excipiente” se refiere a una sustancia inerte añadida a una composición farmacéutica para facilitar adicionalmente la administración de un principio activo. Los ejemplos de excipientes incluyen, sin limitación, carbonato de calcio, fosfato de calcio, diversos azúcares y tipos de almidón, derivados de celulosa, gelatina, aceites vegetales y polietilenglicoles.
Pueden encontrarse técnicas para la formulación y administración de fármacos en “Remington's Pharmaceutical Sciences,” Mack Publishing Co., Easton, PA, edición más reciente.
Las vías de administración adecuadas pueden incluir, por ejemplo, administración oral, rectal, transmucosa, especialmente transnasal, intestinal o parenteral, incluyendo inyecciones intramusculares, subcutáneas e intramedulares así como inyecciones intratecales, intraventriculares directas, intracardiacas, por ejemplo, en la cavidad ventricular derecha o izquierda, en la arteria coronaria común, intravenosas, intraperitoneales, intranasales o intraoculares.
Los enfoques convencionales para el suministro de fármacos al sistema nervioso central (SNC) incluyen: estrategias neuroquirúrgicas (por ejemplo, inyección intracerebral o infusión intracerebroventricular); manipulación molecular del agente (por ejemplo, producción de una proteína de fusión quimérica que
comprende un péptido transportador que tiene afinidad por una molécula de superficie celular endotelial en combinación con un agente que por sí mismo no puede atravesar la BHE) en un intento de aprovechar una de las rutas de transporte endógenas de la BHE; estrategias farmacológicas diseñadas para aumentar la solubilidad en lípidos de un agente (por ejemplo, conjugación de agentes solubles en agua con portadores de lípido o colesterol); y la alteración transitoria de la integridad de la BHE mediante alteración hiperosmótica (resultante de la infusión de una disolución de manitol en la arteria carótida o del uso de un agente biológicamente activo tal como un péptido de angiotensina).
Según una realización de la presente invención, la composición farmacéutica se formula para penetrar una membrana celular. Por tanto, por ejemplo, la composición farmacéutica puede comprender una vesícula lipídica.
Alternativamente, puede administrarse la composición farmacéutica de manera local en lugar de sistémica, por ejemplo, mediante inyección de la composición farmacéutica directamente a una región tisular de un paciente (por ejemplo, tejido necrótico).
Las composiciones farmacéuticas de algunas realizaciones de la invención pueden fabricarse mediante procedimientos bien conocidos en la técnica, por ejemplo, por medio de procedimientos convencionales de mezclado, disolución, granulación, elaboración de grageas, levigación, emulsificación, encapsulación, atrapamiento o liofilización.
Por tanto, las composiciones farmacéuticas para su uso según algunas realizaciones de la invención pueden formularse de manera convencional usando uno o más portadores fisiológicamente aceptables que comprenden excipientes y sustancias auxiliares, que facilitan el procesamiento de los principios activos para dar preparaciones que pueden usarse farmacéuticamente. La formulación apropiada depende de la vía de administración elegida.
Para inyección, los principios activos de la composición farmacéutica pueden formularse en disoluciones acuosas, preferiblemente en tampones fisiológicamente compatibles tales como tampón de disolución de Hank, disolución de Ringer o solución salina fisiológica. Para administración transmucosa, se usan en la formulación penetrantes apropiados para la barrera que va a permearse. Tales penetrantes se conocen generalmente en la técnica.
Para administración oral, la composición farmacéutica puede formularse fácilmente combinando los compuestos activos con portadores farmacéuticamente aceptables bien conocidos en la técnica. Tales portadores permiten la formulación de la composición farmacéutica como comprimidos, píldoras, grageas, cápsulas, líquidos, geles, jarabes, pastas, suspensiones y similares, para la ingesta oral por parte de un paciente. Pueden elaborarse preparaciones farmacológicas para uso oral usando un excipiente sólido, opcionalmente triturando la mezcla resultante, y procesando la mezcla de gránulos, después añadiendo sustancias auxiliares adecuados si se desea, para obtener comprimidos o núcleos de grageas. Excipientes adecuados son, en particular, cargas tales como azúcares, incluyendo lactosa, sacarosa, manitol o sorbitol; preparaciones de celulosa tales como, por ejemplo, almidón de maíz, almidón de trigo, almidón de arroz, almidón de patata, gelatina, goma tragacanto, metilcelulosa, hidroxipropilmetilcelulosa, carbometilcelulosa de sodio; y/o polímeros fisiológicamente aceptables tales como polivinilpirrolidona (PVP). Si se desea, pueden añadirse agentes disgregantes, tales como polivinilpirrolidona reticulada, agar, o ácido algínico o una sal del mismo tal como alginato de sodio.
Los núcleos de grageas se proporcionan con recubrimientos adecuados. Para este propósito, pueden usarse disoluciones concentradas de azúcar que opcionalmente pueden contener goma arábiga, talco, polivinilpirrolidona, gel Carbopol, polietilenglicol, dióxido de titanio, disoluciones de laca y disolventes o mezclas de disolventes orgánicos adecuados. Pueden añadirse colorantes o pigmentos a los comprimidos o recubrimientos de grageas para su identificación o para caracterizar diferentes combinaciones de dosis de compuesto activo.
Las composiciones farmacéuticas que pueden usarse por vía oral incluyen cápsulas duras elaboradas de gelatina así como cápsulas selladas blandas elaboradas de gelatina y un plastificante, tal como glicerol o sorbitol. Las cápsulas duras pueden contener los principios activos en mezcla conjunta con una carga tal como lactosa, aglutinantes tales como almidones, lubricantes tales como talco o estearato de magnesio y, opcionalmente, estabilizadores. En las cápsulas blandas, los principios activos pueden disolverse o suspenderse en líquidos adecuados, tales como aceites grasos, parafina líquida o polietilenglicoles líquidos. Además, pueden añadirse estabilizadores. Todas las formulaciones para administración oral deben estar en dosificaciones adecuadas para la vía de administración elegida.
Para administración bucal, las composiciones pueden tomar la forma de comprimidos o pastillas para chupar formulados de manera convencional.
Para la administración por inhalación nasal, los principios activos para su uso según algunas realizaciones de la invención se suministran de manera conveniente en forma de una presentación de pulverización en aerosol a partir de un envase presurizado o un nebulizador con el uso de un propelente adecuado, por ejemplo, diclorodifluorometano, triclorofluorometano, diclorotetrafluoroetano o dióxido de carbono. En el caso de un aerosol presurizado, la unidad de dosificación puede determinarse proporcionando una válvula para suministrar una cantidad dosificada. Pueden formularse cápsulas y cartuchos de, por ejemplo, gelatina para su uso en un dispensador que contienen una mezcla de polvo del compuesto y una base de polvo adecuada tal como lactosa o almidón.
La composición farmacéutica descrita en el presente documento puede formularse para administración parenteral, por ejemplo, mediante inyección en bolo o infusión continua. Las formulaciones para inyección pueden presentarse en forma de dosificación unitaria, por ejemplo, en ampollas o en recipientes multidosis con, opcionalmente, un conservante añadido. Las composiciones pueden ser suspensiones, disoluciones o emulsiones en vehículos oleosos o acuosos, y pueden contener agentes de formulación tales como agentes de suspensión, estabilización y/o dispersión.
Las composiciones farmacéuticas para administración parenteral incluyen disoluciones acuosas de la preparación activa en forma soluble en agua. Adicionalmente, pueden prepararse suspensiones de los principios activos como suspensiones para inyección a base de aceite o agua apropiadas. Los disolventes o vehículos lipófilos adecuados incluyen aceites grasos tales como aceite de sésamo, o ésteres de ácidos grasos sintéticos tales como oleato de etilo, triglicéridos o liposomas. Las suspensiones para inyección acuosas pueden contener sustancias que aumentan la viscosidad de la suspensión, tales como carboximetilcelulosa de sodio, sorbitol o dextrano. Opcionalmente, la suspensión también puede contener estabilizadores o agentes adecuados que aumentan la solubilidad de los principios activos para permitir la preparación de disoluciones altamente concentradas.
Alternativamente, el principio activo puede estar en forma de polvo para su constitución con un vehículo adecuado, por ejemplo, disolución a base de agua estéril libre de pirógenos, antes de su uso.
La composición farmacéutica de algunas realizaciones de la invención también puede formularse en composiciones rectales tales como supositorios o enemas de retención, usando, por ejemplo, bases de supositorio convencionales tales como manteca de cacao u otros glicéridos.
Las composiciones farmacéuticas adecuadas para su uso en el contexto de algunas realizaciones de la invención incluyen composiciones en las que los principios activos están contenidos en una cantidad eficaz para lograr el propósito previsto. Más específicamente, una cantidad terapéuticamente eficaz significa una cantidad de principios activos (por ejemplo, agente de regulación por disminución o inhibición de al menos una de CELA3A, CELA1 y/o catepsina C intracelular) eficaz para prevenir, aliviar o mejorar los síntomas de un trastorno (por ejemplo, necrosis celular) o prolongar la supervivencia del sujeto que está tratándose.
Según una realización de la presente invención, una cantidad eficaz del agente de la presente invención es una cantidad seleccionada para provocar la conversión de necrosis celular en apoptosis celular.
El término “apoptosis celular”, tal como se usa en el presente documento, se refiere al proceso celular de muerte celular programada. La apoptosis se caracteriza por distintas alteraciones morfológicas en el citoplasma y en el núcleo, escisión de cromatina en sitios regularmente espaciados y escisión endonucleolítica de ADN genómico en sitios internucleosómicos. Estos cambios incluyen vesiculación, contracción celular, fragmentación nuclear, condensación de crromatina y fragmentación de ADN cromosómico. Sin embargo, a diferencia de la necrosis, la apoptosis produce fragmentos de células denominados cuerpos apoptóticos que las células fagocíticas pueden devorar y retirar rápidamente antes de que el contenido de la célula pueda esparcirse sobre las células circundantes y provoque daño.
La determinación de una cantidad terapéuticamente eficaz está bien dentro de la capacidad de los expertos en la técnica, especialmente a la luz de la divulgación detallada proporcionada en el presente documento.
Para cualquier preparación usada en los métodos de la invención, la cantidad o dosis terapéuticamente eficaz puede estimarse inicialmente a partir de ensayos in vitro y de cultivo celular (véase, por ejemplo, los ejemplos 1-3 en la sección de Ejemplos a continuación). Además, una dosis puede formularse en modelos animales para lograr una concentración o un título deseado. Puede usarse tal información para determinar con más precisión dosis útiles en seres humanos.
La toxicidad y la eficacia terapéutica de los principios activos descritos en el presente documento pueden determinarse mediante procedimientos farmacéuticos convencionales in vitro, en cultivos celulares o animales de experimentación. Los datos obtenidos a partir de estos ensayos in vitro y de cultivo celular y estudios con animales pueden usarse en la formulación de un intervalo de dosificación para su uso en un ser humano. La dosificación puede variar dependiendo de la forma de dosificación empleada y de la vía de administración
utilizada. La formulación, la vía de administración y la dosificación exactas pueden elegirse por el médico individual en vista del estado del paciente. (Véase, por ejemplo, Fingl, et al., 1975, en “The Pharmacological Basis of Therapeutics”, cap. 1 pág. 1).
Los modelos animales para enfermedades y estados necróticos incluyen el modelo porcino de necrosis aséptica [véase, por ejemplo, Müller-Vahl H y Pabst R., Int J Tissue React. (1984) 6(3):251-4], el modelo de oveja de necrosis de la cabeza femoral [véase, por ejemplo, J. Manggold et al., Laboratory Animals (2002) 36, 173-180].
La cantidad y el intervalo de dosificación pueden ajustarse individualmente para proporcionar el principio activo a una cantidad suficiente para inducir o suprimir el efecto biológico (concentración mínima eficaz, CME). La CME variará para cada preparación, pero puede estimarse a partir de datos in vitro. Las dosificaciones necesarias para lograr la CME dependerán de las características individuales y de la vía de administración. Pueden usarse ensayos de detección para determinar las concentraciones en plasma.
Dependiendo de la gravedad y del grado de respuesta del estado que va a tratarse, la administración de dosis puede ser una única administración o una pluralidad de administraciones, durando el transcurso de tratamiento desde varios días hasta varias semanas o hasta que se efectúe la cura o se logre la disminución del estado patológico.
La cantidad de una composición que va a administrarse dependerá, por supuesto, del sujeto que esté tratándose, de la gravedad de la aflicción, del modo de administración, del juicio del médico responsable, etc.
Las composiciones para su uso en algunas realizaciones de la invención pueden presentarse, si se desea, en un envase o dispositivo dispensador, tal como un kit aprobado por la FDA, que puede contener una o más formas de dosificación unitarias que contienen el principio activo. El envase puede comprender, por ejemplo, una lámina de metal o plástico, tal como un envase alveolado. El envase o dispositivo dispensador puede estar acompañado por instrucciones para la administración. El envase o dispensador también puede estar acompañado por una notificación asociada con el recipiente en forma prescrita por una agencia gubernamental que regula la fabricación, el uso o la venta de productos farmacéuticos, notificación que refleja la aprobación por parte de la agencia de la forma de las composiciones o la administración a seres humanos o a animales. Tal notificación, por ejemplo, puede ser un etiquetado aprobado por la Administración de Alimentos y Fármacos de Estados Unidos para fármacos recetados o un prospecto de producto aprobado. También pueden prepararse composiciones que comprenden una preparación para su uso en la invención formulada en un portador farmacéutico compatible, colocadas en un recipiente apropiado y etiquetadas para el tratamiento de un estado indicado, tal como se detalló de manera adicional anteriormente.
Los agentes para su uso en la invención pueden formularse de manera adecuada como composiciones farmacéuticas que pueden envasarse de manera adecuada como un artículo de fabricación. Un artículo de fabricación de este tipo comprende una etiqueta para su uso en el tratamiento de una enfermedad relacionada con necrosis, envasando el material de envasado una cantidad farmacéuticamente eficaz del agente de regulación por disminución.
Se apreciará que cada uno de los agentes o las composiciones para su uso en la presente invención pueden administrarse en combinación con otros tratamientos conocidos, incluyendo, pero sin limitarse a, agentes antiapoptóticos o agentes antinflamatorios.
Los agentes o las composiciones para su uso en la presente invención pueden administrarse antes de, simultáneamente con o después de la administración de estos últimos.
Los agentes antiapoptóticos que pueden usarse según las presentes enseñanzas incluyen, pero no se limitan a, -[R]-N-[2-heptil]-metilpropargilamina (R-2HMP), vitamina E, vitamina D, inhibidores de caspasas y el ácido ursodesoxicólico de sales biliares hidrófilas.
Los agentes antinflamatorios que pueden usarse según las presentes enseñanzas incluyen, pero no se limitan a, alclofenaco; dipropionato de alclometasona; acetónido de algestona; alfa-amilasa; amcinafal; amcinafida; amfenaco sódico; clorhidrato de amiprilosa; anakinra; anirolaco; anitrazafeno; apazona; balsalazida disódica; bendazaco; benoxaprofeno; clorhidrato de bencidamina; bromelaínas; broperamol; budesonida; carprofeno; cicloprofeno; cintazona; cliprofeno; propionato de clobetasol; butirato de clobetasona; clopiraco; propionato de cloticasona; acetato de cormetasona; cortodoxona; deflazacort; desonida; desoximetasona; dipropionato de dexametasona; diclofenaco potásico; diclofenaco sódico; diacetato de diflorasona; diflumidona sódica; diflunisal; difluprednato; diftalona; dimetilsulfóxido; drocinonida; endrisona; enlimomab; enolicam sódico; epirizol; etodolaco; etofenamato; felbinaco; fenamol; fenbufeno; fenclofenaco; fencloraco; fendosal; fenpipalona; fentiazaco; flazalona; fluazacort; ácido flufenámico; flumizol; acetato de flunisolida; flunixina; flunixina meglumina; fluocortina butilo; acetato de fluorometolona; fluquazona; flurbiprofeno; fluretofeno; propionato de fluticasona; furaprofeno; furobufeno; halcinonida; propionato de halobetasol; acetato de
halopredona; ibufenaco; ibuprofeno; ibuprofeno aluminio; ibuprofeno piconol; ilonidap; indometacina; indometacina sódica; indoprofeno; indoxol; intrazol; acetato de isoflupredona; isoxepac; isoxicam; ketoprofeno; clorhidrato de lofemizol; lomoxicam; etabonato de loteprednol; meclofenamato sódico; ácido meclofenámico; dibutirato de meclorisona; ácido mefenámico; mesalamina; meseclazona; suleptanato de metilprednisolona; momiflumato; nabumetona; naproxeno; naproxeno sódico; naproxol; nimazona; olsalazina sódica; orgoteína; orpanoxina; oxaprozina; oxifenbutazona; clorhidrato de paranilina; polisulfato sódico de pentosano; glicerato sódico de fenbutazona; pirfenidona; piroxicam; cinamato de piroxicam; piroxicam olamina; pirprofeno; prednazato; prifelona; ácido prodólico; proquazona; proxazol; citrato de proxazol; rimexolona; romazarit; salcolex; salnacedina; salsalato; cloruro de sanguinario; seclazona; sermetacina; sudoxicam; sulindaco; suprofeno; talmetacina; talniflumato; talosalato; tebufelona; tenidap; tenidap sódico; tenoxicam; tesicam; tesimida; tetridamina; tiopinaco; pivalato de tixocortol; tolmetina; tolmetina sódica; triclonida; triflumidato; zidometacina; zomepiraco sódico.
Con el fin de someter a prueba la eficacia de tratamiento, puede evaluarse el sujeto mediante exploración física así como usando cualquier método conocido en la técnica para evaluar la necrosis celular. Por tanto, por ejemplo, puede obtenerse una muestra de célula o tejido necrótico (por ejemplo, a partir de un sujeto) y pueden identificarse las células necróticas mediante técnicas de microscopía óptica, microscopía de fluorescencia o microscopía electrónica, o mediante tinción con azul de tripano, mediante lo cual las células necróticas captan el colorante y, por tanto, se tiñen de azul. Las células necróticas pueden distinguirse de las células sanas mediante cambios morfológicos incluyendo la pérdida de la integridad de membrana, la disgregación de los orgánulos y/o la floculación de la cromatina.
Según otra realización de la presente invención, se proporciona un compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona o una sal farmacéuticamente aceptable de la misma, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona o una sal farmacéuticamente aceptable de la misma, y un compuesto caracterizado por la estructura de fórmula VI o una sal farmacéuticamente aceptable del mismo, o cualquier combinación de los mismos, para el uso según la invención, que comprende además administrar al sujeto un agente antienvejecimiento, en el que la fórmula VI es tal como se definió anteriormente y en el que el uso es en un método de tratamiento, prevención, mejora, supresión de los síntomas o reducción de la incidencia de una enfermedad asociada con necrosis en un sujeto que lo necesita, en el que dicha enfermedad se selecciona del grupo que consiste en una enfermedad neurodegenerativa, degeneración macular, necrosis retiniana, una distrofia muscular, una leucemia, un linfoma, una dificultad respiratoria neonatal, una asfixia, una hernia encarcelada, una diabetes mellitus, una tuberculosis, una endometriosis, una distrofia vascular, una psoriasis, una criolesión, una complicación por carga de hierro, una complicación por tratamiento con esteroides, una cardiopatía isquémica, infarto de miocardio, una lesión por reperfusión, una enfermedad o un daño cerebrovascular, una gangrena, una úlcera de decúbito, una pancreatitis, una hepatitis, una cirrosis, una hemoglobinuria, septicemia, una quemadura, una hipertermia, una enfermedad de Crohn, una celiaquía, un síndrome compartimental, una procolitis necrosante, un síndrome de Stevens-Johnson (SJS), una necrosis epidérmica tóxica (TEN), una fibrosis quística, una artritis reumatoide, una osteomielitis, una fascitis necrosante, una nefrotoxicidad, una lesión de la médula espinal, una glomerulonefritis, una necrosis tubular aguda, una necrosis cortical renal, una artritis degenerativa, una tirosinemia, una enfermedad hereditaria metabólica, una infección bacteriana, vírica, fúngica o parasitaria, una enfermedad de Anderson, una enfermedad mitocondrial congénita, una fenilcetonuria, un infarto placentario, una sífilis, una necrosis aséptica, una necrosis avascular, alcoholismo, una necrosis asociada con la administración de o exposición a un fármaco, una toxina química, un producto agroquímico, un metal pesado, un organofosfato de guerra o venenos de araña o serpiente, una necrosis asociada con la administración de rellenos dérmicos, una necrosis asociada con la administración de fármacos ectópicos, una necrosis inducida por quimioterapia, una necrosis inducida por radiación, o deterioro o reducción de calidad de tejido de trasplante.
Según las presentes enseñanzas, puede usarse cualquier agente antienvejecimiento, tal como, por ejemplo, un antioxidante, un fitoquímico, una hormona y un ácido graso.
Los agentes antienvejecimiento a modo de ejemplo que pueden usarse según las presentes enseñanzas incluyen, pero no se limitan a, vitamina E, vitamina C, coenzima Q10, ácido lipoico, ácido fólico, selenio, flavonoides, carotenos, vitamina B y carnitina.
Las moléculas que pueden usarse junto con las presentes enseñanzas pueden clasificarse en función de sus especificidades de la siguiente manera.
Por tanto, según otro aspecto de la presente divulgación, se proporciona un método de identificación de un agente que puede inhibir la necrosis de una célula, comprendiendo el método introducir en una célula que se somete a una señal necrótica un agente de prueba e identificar si el agente de prueba específicamente regula por disminución una expresión y alternativa o adicionalmente inhibe una actividad de al menos una de CELA3A, CELA1 y/o catepsina C intracelular, identificando de ese modo un agente que puede inhibir la necrosis de la célula. El agente de prueba se somete a prueba para determinar la especificidad sometiendo a prueba su efecto sobre otras proteínas celulares tales como otras proteínas CELA o proteínas en la ruta (tal como se definió de
manera adicional anteriormente en el presente documento, en “especificidad”).
En adicionales aspectos, la divulgación proporciona moléculas inhibidoras pequeñas específicas para su uso para la prevención y el tratamiento de necrosis y enfermedades y estados asociados. La lista de moléculas incluye compuestos inhibidores pequeños que pertenecen a diversas familias químicas, por ejemplo, 2-aminoimidazolinas, aminotiazoles e isoxazoles. La presente divulgación también proporciona una variedad de inhibidores de molécula pequeña para su uso en el tratamiento y/o la prevención de una enfermedad o un estado médico asociado con necrosis celular. En aún una realización adicional, se proporciona el uso de un inhibidor de molécula pequeña en la fabricación de un medicamento para el tratamiento y/o la prevención de una enfermedad o un estado médico asociado con necrosis celular.
Por tanto, según un aspecto de la divulgación, el agente de prueba puede ser una molécula pequeña o un inhibidor natural de elastasas (por ejemplo, (-)epigalocatequin-3-galato de flavanol o indol-3-carbinol), y su inhibición específica de CELA1 o CELA3 puede evaluarse usando las presentes enseñanzas. Después de validar el agente de prueba como inhibidor específico de CELA1/CELA3A, se analiza adicionalmente para determinar la inhibición de necrosis celular. En la tabla 1 se presenta una lista de tales moléculas.
Por ejemplo, las moléculas pequeñas de la presente divulgación pueden comprender análogos de estado de transición (es decir, compuestos químicos con una estructura química que se asemeja al estado de transición de una molécula de sustrato en una reacción química catalizada por enzimas; sin embargo, normalmente, no experimentan una reacción química y actúan como inhibidores de enzima), inhibidores reversibles (es decir, inhibidores que normalmente se unen de manera no covalente a la enzima, al complejo enzima-sustrato o a ambos) e inhibidores irreversibles (es decir, inhibidores que normalmente reaccionan con la enzima y la cambian químicamente, por ejemplo, mediante la formación de enlaces covalentes, y modifican residuos de aminoácido clave necesarios para la actividad enzimática).
Con respecto a cualquiera de los compuestos tal como se describen en el presente documento, esta divulgación también contempla cualquier isómero, sal farmacéuticamente aceptable, producto farmacéutico, hidrato, N-óxido, cristal o cualquier combinación de los mismos, y debe considerarse a los mismos como parte de esta divulgación.
Según un aspecto, el agente de prueba puede ser una molécula de unión de alta afinidad o un polinucleótido, y su inhibición específica de catepsina C, CELA1, CELA3A o una enzima estructuralmente relacionada con las mismas puede evaluarse usando la presente divulgación. Después de validar el agente de prueba como inhibidor específico, se analiza adicionalmente para determinar la inhibición de necrosis celular.
Por tanto, según algunos aspectos de la presente divulgación, se proporciona un inhibidor de proteasa permeable a las células para su uso en el tratamiento y/o la prevención de una enfermedad o un estado médico asociado con necrosis celular. El inhibidor de proteasa inhibe una actividad enzimática de al menos una proteasa intracelular implicada en la muerte celular necrótica en células que experimentan necrosis. La proteasa intracelular se selecciona del grupo que consiste en CELA3A, CELA1 y catepsina C. En realizaciones preferidas, la proteasa es CELA3A.
Tal como se usa en el presente documento, el término “aproximadamente” se refiere a ± 10%.
Los términos “comprende”, “que comprende”, “incluye”, “que incluye”, “que tiene” y sus conjugados significan “incluyendo pero sin limitarse a”.
El término “que consiste en” significa “incluyendo y limitado a”.
El término “que consiste esencialmente en” significa que la composición, el método o la estructura puede incluir componentes, etapas y/o partes adicionales, pero únicamente si los componentes, las etapas y/o partes adicionales no afectan sustancialmente a las características básicas y novedosas de la composición, el método o la estructura reivindicado.
Tal como se usa en el presente documento, la forma en singular “un”, “uno/a” y “el/la” incluye las referencias en plural a menos que el contexto dicte claramente lo contrario. Por ejemplo, el término “un compuesto” o “al menos un compuesto” puede incluir una pluralidad de compuestos, incluyendo mezclas de los mismos.
A lo largo de esta solicitud, diversas realizaciones de esta invención pueden presentarse en formato de intervalo. Debe entenderse que la descripción en formato de intervalo es simplemente por conveniencia y brevedad. Por consiguiente, debe considerarse que la descripción de un intervalo ha dado a conocer específicamente todos los subintervalos posibles así como valores numéricos individuales dentro de ese intervalo. Por ejemplo, debe considerarse que la descripción de un intervalo tal como desde 1 hasta 6 ha dado a conocer específicamente subintervalos tales como desde 1 hasta 3, desde 1 hasta 4, desde 1 hasta 5, desde 2 hasta 4, desde 2 hasta 6, desde 3 hasta 6 etc., así como números individuales dentro de ese intervalo, por
ejemplo, 1, 2, 3, 4, 5 y 6. Esto se aplica independientemente de la amplitud del intervalo.
Siempre que se indique un intervalo numérico en el presente documento, se pretende que incluya cualquier número citado (fraccional o integral) dentro del intervalo indicado. Las expresiones “oscilando/oscila entre” un primer número indicado y un segundo número indicado y “oscilando/oscila desde” un primer número indicado “hasta” un segundo número indicado se usan en el presente documento de manera intercambiable y se pretende que incluyan los números indicados primero y segundo y todos los números fraccionales e integrales entre los mismos.
Diversos aspectos de la presente divulgación tal como se definieron anteriormente en el presente documento y las realizaciones de la presente invención tal como se reivindican en la sección de reivindicaciones a continuación encuentran respaldo experimental en los siguientes ejemplos.
Ejemplos
Ahora se hace referencia a los siguientes ejemplos, que junto con las descripciones anteriores, ilustran la invención de manera no limitativa.
Generalmente, la nomenclatura usada en el presente documento y los procedimientos de laboratorio utilizados en la presente invención incluyen técnicas moleculares, bioquímicas, microbiológicas y de ADN recombinante. Tales técnicas se explican exhaustivamente en la bibliografía. Véase, por ejemplo, “Molecular Cloning: A Laboratory Manual” Sambrook et al., (1989); “Current Protocols in Molecular Biology”, volúmenes I-III Ausubel, R. M., ed. (1994); Ausubel et al., “Current Protocols in Molecular Biology”, John Wiley and Sons, Baltimore, Maryland (1989); Perbal, “A Practical Guide to Molecular Cloning”, John Wiley & Sons, Nueva York (1988); Watson et al., “Recombinant DNA”, Scientific American Books, Nueva York; Birren et al. (eds) “Genome Analysis: A Laboratory Manual Series”, vol. 1-4, Cold Spring Harbor Laboratory Press, Nueva York (1998); metodologías tal como se exponen en las patentes estadounidenses n.os 4.666.828; 4.683.202; 4.801.531; 5.192.659 y 5.272.057; “Cell Biology: A Laboratory Handbook”, volúmenes I-III Cellis, J. E., ed. (1994); “Current Protocols in Immunology”, volúmenes I-III Coligan J. E., ed. (1994); Stites et al. (eds), “Basic and Clinical Immunology” (8a edición), Appleton & Lange, Norwalk, CT (1994); Mishell y Shiigi (eds), “Selected Methods in Cellular Immunology”, W. H. Freeman and Co., Nueva York (1980); los inmunoensayos disponibles se describen extensamente en la bibliografía de patentes y científica, véanse, por ejemplo, las patentes estadounidenses n.os 3.791.932; 3.839.153; 3.850.752; 3.850.578; 3.853.987; 3.867.517; 3.879.262; 3.901.654; 3.935.074; 3.984.533; 3.996.345; 4.034.074; 4.098.876; 4.879.219; 5.011.771 y 5.281.521; “Oligonucleotide Synthesis” Gait, M. J., ed. (1984); “Nucleic Acid Hybridization” Hames, B. D., and Higgins S. J., eds. (1985); “Transcription and Translation” Hames, B. D., and Higgins S. J., Eds. (1984); “Animal Cell Culture” Freshney, R. I., ed. (1986); “ Immobilized Cells and Enzymes” IRL Press, (1986); “A Practical Guide to Molecular Cloning” Perbal, B., (1984) y “Methods in Enzymology”, vol. 1-317, Academic Press; “PCR Protocols: A Guide To Methods And Applications”, Academic Press, San Diego, CA (1990); Marshak et al., “Strategies for Protein Purification and Characterization - A Laboratory Course Manual” CSHL Press (1996). Otras referencias generales se proporcionan a lo largo de este documento. Se cree que los procedimientos en las mismas son bien conocidos en la técnica y se proporcionan para la conveniencia del lector.
Materiales y procedimientos experimentales generales
Modelos de necrosis in vitro
Necrosis inducida por KCN
Se propagaron células promonocíticas humanas U-937 (línea de células promonocíticas negativa para p53) en suspensión en medio RPMI-1640 complementado con suero bovino fetal inactivado por calor al 10%, glutamina 2 mM, penicilina 100 U/ml y estreptomicina 100 Dg/ml. Se sembraron las células en fase logarítmica a una concentración de 4 x 10⁵/ml (Tsesin N, et al. Chemistry and Physics of Lipids, 2014, 183:159-168).
Se propagó la línea de células PC-12 de feocromocitoma de rata en medio DMEM (Beit Haemek, Israel) complementado con suero de ternero inactivado por calor al 5%, suero de caballo inactivado por calor al 10%, L-glutamina 2 mM, penicilina 100 U/ml y estreptomicina 100 Dg/ml. Se sembraron las células PC-12 en fase logarítmica aúna concentración de 1,2 x 10⁵/pocillo en placas de 96 pocilios y se incubaron durante la noche.
Después de eso, se lavaron dos veces las células y se mantuvieron durante una hora en medio RPMI-1640 (células U-937) y DMEM (células PC-12), libre de glucosa, complementado con piruvato 2 mM y FCS dializado al 10%. Luego se trataron las células con o sin KCN (Merck, Alemania) a las concentraciones indicadas durante 7 horas (células U-937) o durante 5 horas (células PC-12).
Pruebas de los inhibidores
Se adquirieron el inhibidor de elastasa II (MeOSuc-AAPA-CMK) y el inhibidor de elastasa III (MeOSuc-AAPV-CMK) de Calbiochem-Novabiochem, EE. UU. Se adquirió el compuesto Gly-Phe diazometilcetona de MP Biomedicals, EE. UU. Se adquirieron todos los compuestos dados a conocer en la tabla 1 anteriormente en el presente documento de ChemDiv, San Diego, CA. Se disolvieron los compuestos en DMSO y se administraron 30 min antes de la adición del inductor de muerte celular. La concentración final de DMSO, añadida a todas las muestras, fue del 0,1%, que no tuvo ningún efecto por sí misma.
Transfección de ARNip y células
Se trataron las células durante 48 horas con un complejo de reactivo de transfección HiPerFect con ARNip destinado a inhibir las proteasas específicas o con controles apropiados de la siguiente manera. El reactivo de transfección HiPerFect es una combinación de lípidos catiónicos y neutros que permite la captación eficaz de ARNip y la liberación eficiente del ARNip en el interior de las células, dando como resultado una perfecta atenuación génica. Se usaron controles de muerte negativos y positivos según las instrucciones de fabricación. La secuencia de ARNip para el silenciamiento de catepsina C fue ATGATCTGCATCAGTTGTAAA (SEQ ID NO: 1). La secuencia de ARNip para CELA1 fue CGGCAACATGCTGGTCCTTTA (SEQ ID NO: 2) y la secuencia de ARNip para CELA3A fue CTGCCTTTGGCTGCAACTTCA (SEQ ID NO: 3). La secuencia de ARNip usada para el control fue AATTCTCCGAACGTGTCACGT (SEQ iD NO: 4). Se adquirieron todos los ARNip y el reactivo de transfección HiPerFect™ de Qiagen.
Después de eso, se lavaron dos veces las células normales o silenciadas y se transfirieron a medio libre de glucosa durante una hora, y luego se indujo la necrosis con cianuro de potasio tal como se describió anteriormente. Se evaluó la tasa de muerte celular mediante el ensayo de citotoxicidad no radiactiva CytoTox 96® de Promega, que mide con precisión y rapidez la muerte celular cuantificando la liberación de lactato deshidrogenasa (LDH), una enzima citosólica estable, a partir de las células sometidas a lisis.
La secuencia de ARNip de CELA1 coincide perfectamente con el transcrito de CELA1, pero también coincide imperfectamente con CELA3A y CELA3B. El ARNip de CELA3A coincide perfectamente con CELA3A.
Cuantificación morfológica de necrosis y apoptosis
Se monitorizaron las células que experimentaron cambios morfológicos asociados con muerte celular apoptótica o necrótica tal como se describió previamente [McGahon AJ et al., Methods Cell Biol (1995) 46:153-184] y [Zelig U et al., Biophys J. 7 de octubre de 2009; 97(7):2107-14.]. En el punto de tiempo dado después del tratamiento, se recogió 1 ml de suspensión celular, se centrifugó, y se resuspendió un sedimento en una dilución de 20 veces de la mezcla de colorantes (compuesta por naranja de acridina 100 • g/ml y bromuro de etidio 100 • g/ml) en PBS y se colocó sobre un portaobjetos de vidrio para observarse bajo un microscopio de fluorescencia. Se clasificaron como vivas las células si los núcleos mostraban una morfología normal y eran verdes. Se clasificaron como necróticas las células que mostraban una morfología normal y color naranja. Se clasificaron como apoptóticas las células si sus núcleos mostraban condensación de cromatina y/o fragmentación nuclear. Se clasificaron un mínimo de 100 células para cada muestra.
Ensayo de necrosis usando la liberación de lactato deshidrogenasa (LDH)
La cantidad de LDH liberada a partir de células sometidas a lisis es una medida sensible de muerte celular. Se midió la muerte celular necrótica en placas de 96 pocillos usando el kit de ensayo de LDH CytoTox 96 de Promega. Se usó el contenido de LDH a partir de las células sometidas a lisis en Triton X-100 al 0,1% durante 10 min como índice de LDH total. Se usó la LDH liberada en medio de cultivo como índice de muerte celular necrótica, y se calculó el porcentaje con respecto a la LDH total. Se calculó la protección por parte del inhibidor basándose en la comparación del porcentaje de liberación de LDH en presencia y ausencia del inhibidor. También se añadieron los inhibidores a totales, blancos y controles. Se midió la absorbancia a 490 nm mediante un lector de ELISA (BioTec).
Ensayos de la actividad de elastasa y de catepsina C
Se recogieron las células, se lavaron dos veces con PBS helado y se resuspendieron a 2 x 10⁸/ml en tampón de lisis helado (Tris-HCl 50 mM pH 7,5, NP-40 al 0,1%, DTT 1 mM). Se rompieron las células con el dispositivo Polytron (3 ciclos de 7 s cada uno) y se sedimentó el residuo mediante centrifugación a 13.000 g durante 30 min, a 4°C. Se usó inmediatamente el sobrenadante. Se determinó el contenido de proteína de cada muestra usando el ensayo de proteínas Bradford (Bio-Rad) usando albúmina sérica bovina (BSA) como patrón. Se configuraron todos los ensayos a un volumen total de 100 Di, y contenían N-metoxisuccinil-Ala-Ala-Pro-Val pnitroanilida (MAAPV) (Sigma) como sustrato de elastasa, a una concentración final de 5 mM, 40 Dg de proteínas de muestra en presencia o ausencia de una concentración especificada de inhibidor de proteasa o disolvente para el control por triplicado en placas de microtitulación de fondo plano. Después de la incubación durante 1,5 horas a 37°C, se midió la DO a 405 nm con un lector de placas de ELISA (Molecular Devices). Se calculó la actividad de proteasa según la curva de calibración de p-nitroanilina. Se midió la actividad similar a catepsina
C de manera similar con Gly-Phe p-nitroanilida (Sigma).
Modelo in vivo de lesión cerebral traumática
Se usó el método de lesión craneal cerrada para determinar el efecto del inhibidor de elastasa sobre el desarrollo de necrosis cerebral y sobre el estado neurológico evaluado usando la puntuación de gravedad neurológica (NSS). Se realizó la prueba de NSS 1 hora después del traumatismo. Durante la prueba de NSS, se monitorizaron diversos reflejos, la capacidad para moverse, equilibrio en viga, marcha en viga y otros parámetros de comportamiento tales como buscar y salir de un ciclo. Se midió el desarrollo de necrosis evaluando el espacio necrótico en cortes de cerebro teñidos con cloruro de 2,3,5-trifenil-2H-tetrazolio (TTC).
Se usaron ratones C57BL/6J que pesaban 40±4 g (media ± DE) en el estudio. Se usó un dispositivo de caída de peso para suministrar un golpe al cráneo, dando como resultado una lesión cerebral controlada. Se suministró el impacto mediante una punta metálica de 5 mm recubierta de silicona que salía de una plataforma que cae sobre un armazón. Este modelo de lesión craneal se ha usado en estudios previos [Feldman Z et al., J Neurosurg (1995) 83:1060-1066; Shapira Y et al., J Neurosurg Anesthesiol (1995) 7:17-25].). Todos los procedimientos y las técnicas de cuidado de animales fueron aprobados por el comité de la Universidad Ben-Gurion del Negev para el cuidado y uso ético de animales en investigación.
Se prepararon los ratones para la cirugía mediante anestesia con isoflurano y se les permitió respirar espontáneamente. Se confirmó el mantenimiento de anestesia adecuada para el procedimiento experimental mediante la pérdida de reflejos corneales. Una vez eliminados los reflejos corneales, se realizó una incisión en la línea media del cuero cabelludo y se movieron lateralmente el cuero cabelludo y los músculos subyacentes. Se suministró lesión craneal cerrada (CHT) al cráneo a lo largo de la porción frontal del hemisferio cerebral izquierdo. 1 minuto después del traumatismo, se inyectaron por vía intracerebroespinal 100 Dg de inhibidor de elastasa II o III en su vehículo (disolución en DMSO) mediante administración directa a la cisterna magna. Previamente se halló que el propio vehículo no tenía ningún efecto. Los ratones sin traumatismo tenían una NSS de 0 a 1 y ningún espacio necrótico en los cortes de cerebro teñidos.
Después de la inyección se interrumpió la anestesia, se devolvieron los animales a sus jaulas y se le suministró alimento y agua a voluntad.
Además de los ratones C57BL/6J de tipo natural, también se examinó la raza de ratones silenciados para la elastasa de neutrófilos B6.129X1-Elane. Todos los procedimientos fueron aprobados por el comité ético de la Universidad Ben-Gurion del Negev.
Modelo in vivo de toxicidad hepática
Se usaron ratones C57BL/6J de tipo natural que pesaban 23±3 gramos, 6 ratones por tratamiento. Se obtuvieron los ratones de Harlan (Israel). Todos los procedimientos y las técnicas de cuidado de animales fueron aprobados por el comité de la Universidad Ben-Gurion del Negev para el cuidado y uso ético de animales en investigación. Se privó de alimento a los ratones durante 16 h antes de la administración de una única dosis intraperitoneal (i.p.) de acetaminofeno (N-acetil-p-aminofenol) APAP (300 mg/kg). 4 horas después de la inyección de APAp , se les inyectó por vía i.p. a los ratones el compuesto sometido a prueba, disuelto en vehículo (DMSO al 20% en p Bs ). Se les inyectó a los ratones de control el vehículo sólo. 24 h después de la inyección de APAP, se sacrificaron los ratones y se extrajo sangre a partir del corazón. Se usó heparina como aditivo anticoagulante para la recogida de plasma. Se centrifugaron las muestras de plasma a 4000 g a temperatura ambiente durante 10 min. Se recogió el sobrenadante para la medición de los niveles de ALT y AST. Se midieron los niveles de enzima con un analizador automático en el Centro Médico de Bioquímica de Soroka.
Modelo in vivo de necrosis cardiaca
Se alojaron ratones Balb/c macho (20-25 g; Charles River; Milán; Italia) en un entorno controlado y se les proporcionó pienso para roedores convencional y agua.
Se sometieron los ratones a 30 minutos de isquemia miocárdica y 6 horas de reperfusión, usando metodologías publicadas (Yet et al, 2001). Los grupos de estudio consistieron en simulación, control de vehículo e inhibidor (n=8/grupo, véase a continuación). En resumen, se anestesiaron los ratones con pentobarbital sódico (60 mg/kg de peso corporal) con dosis adicionales administradas según fuese necesario para mantener la anestesia. Se intubaron los ratones y se ventilaron mecánicamente con el 100% de oxígeno. Los ratones recibieron una primera dosis i.v. del inhibidor activo 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona (M059-0891) (30 mg/kg), y se abrieron sus tórax. 20 min después de la administración i.v. del inhibidor, se inició la isquemia ligando la arteria coronaria descendente anterior izquierda (LAD) usando una sutura de seda 8-0 con una sección de tubo de PE-10 colocada a lo largo de la LAD, 1 mm desde la punta de la aurícula izquierda normalmente posicionada. Después de la oclusión durante 30 minutos, se inició la reperfusión liberando la
ligadura y retirando el tubo de PE-10. Los animales recibieron una segunda dosis i.v. del inhibidor (30 mg/kg) en el momento de la aparición de reperfusión. Luego se cerró la pared torácica, se extubó el animal y se mantuvo la temperatura corporal mediante el uso de una placa templada a 37°C. Después de 6 horas de reperfusión, se sacrificaron los animales para la recogida de los corazones para la determinación de lesión morfológica. Se cuantificó el área de necrosis como % de AAR.
Grupos experimentales: se asignaron un total de 24 ratones a los siguientes grupos:
- Isquemia/reperfusión vehículo: ratones sometidos a oclusión de LAD (30 min) seguido de reperfusión (6 horas) (n=8);
- Isquemia/reperfusión compuesto: ratones sometidos a los procedimientos quirúrgicos tal como se describió anteriormente y tratados con inhibidor de elastasa 20 minutos antes del inicio de la isquemia y en el momento de la aparición de reperfusión (dosis de 30 mg/kg mediante bolo iv.) (n=8);
- Simulación vehículo: ratones sometidos a procedimientos quirúrgicos idénticos excepto por la oclusión de LAD y mantenidos bajo anestesia durante la duración del experimento (n=8).
Al final de todos los experimentos, se trataron los animales tal como se describe a continuación para la evaluación de la región de infarto.
Determinación del tamaño de infarto.
Después del periodo de reperfusión, se inyecta por vía i.v. 1 ml/kg de una disolución de tioflavina S al 4% con el fin de definir el área de ausencia de restauración del flujo. La disolución de tioflavina S es un colorante amarillo-verde fluorescente que tiñe las áreas perfundidas de manera fluorescente, mientras que el área de ausencia de restauración del flujo aparece oscura. 5 min después vuelve a ocluirse la LAD y se administran 0,6 ml de azul Unisperse al 50% (Ciba Geigy, Hawthorne, NY) mediante inyección i.v. con el fin de definir el AAR (tejido que carece del colorante azul), y se sacrificaron los ratones con 1 ml de KCl (150 mg/ml por vía i.v.) bajo anestesia profunda. Luego se extirpa el corazón y se corta el LV en 4 cortes transversales del mismo grosor. Se toman fotografías de estos cortes usando un filtro de luz ultravioleta (D=254 nm) y amarilla con el fin de determinar la zona de ausencia de restauración del flujo (área oscura) y luego, bajo iluminación de halógeno para identificar el AAR (no teñido de azul). Luego se incuban los cortes en cloruro de trifeniltetrazolio al 1% (TTC) durante 15 min a 37°C con el fin de definir la zona infartada. TTC tiñe el tejido miocárdico viable de color rojo teja y el tejido infartado aparece en blanco. Luego vuelven a tomarse fotografías de los cortes ventriculares. Se trazan fotografías digitales de los cortes de corazón que muestran zona de ausencia de restauración del flujo, AAR y zona necrótica y luego se digitalizan usando un sistema planimétrico computarizado. Se calculan las áreas de regiones isquémicas y no isquémicas y se expresan como porcentaje del corte, como % de tejido necrótico y no necrótico. Luego se multiplica el % en cada corte por el peso del corte. Se suman los pesos para cada corazón. Se expresa el AAR (área no teñida de azul) como porcentaje de la masa del LV. Se calcula el grado de necrosis como porcentaje de la masa del LV y se expresa el tamaño de infarto como porcentaje de AAR (tamaño de infarto = grado de necrosis/grado de AAR).
Análisis de datos
Se expresaron todos los valores en las figuras y el texto como error estándar de la media (EEM) de N observaciones. Se analizaron los datos mediante ANOVA unilateral seguido de la prueba a posteriori de Bonferroni para comparaciones múltiples. Se analizaron los datos no paramétricos con la prueba exacta de Fisher. Un valor de p menor de 0,05 se considera significativo. *p<0,05 frente a simulación. *p<0,05 frente a I/R.
Análisis estadístico
A menos que se especifique lo contrario, se realizó cada experimento 3 veces; se sometió a prueba cada muestra al menos por duplicado. Los resultados demuestran la media ± DE. Se realizó el análisis estadístico usando una prueba de la t de Student. Se analizan los valores de NSS con la prueba de Mann-Whitney no paramétrica usando el software SPSS para Microsoft Windows®. Se estableció la significación a P < 0,05.
EJEMPLO 1
La necrosis está acompañada por inducción de actividad proteolítica similar a elastasa intracelular
El primer experimento se llevó a cabo para determinar si la necrosis está acompañada por inducción de actividad proteolítica intracelular. Se indujo necrosis en células U-937 por tratamiento con k Cn , que destruye células provocando quimiohipoxia. En la figura 1 se muestran las cinéticas dependientes de la dosis y del tiempo de necrosis inducida por KCN en células U-937.
Para corroborar adicionalmente que la activación de actividad proteolítica similar a elastasa se produce durante el proceso de muerte celular necrótica, se determinó su actividad en extractos celulares preparados a partir de células U-937 tratadas con KCN en comparación con controles, usando MAAPV, un sustrato específico de elastasa. Con el fin de observar en qué fase de la necrosis se activaba la enzima similar a elastasa, se realizó el ensayo enzimático en lisados preparados a partir de células U-937 tratadas con KCN durante diferentes intervalos de tiempo. La figura 2 muestra la inducción dependiente del tiempo de la actividad proteolítica inducida por tratamiento con KCN 10 mM. Tal como puede observarse, la actividad similar a elastasa también aumentó drásticamente en el plazo de 10 minutos y alcanzó su máximo en el plazo de 15 minutos cuando su actividad aumentó en 7 veces. Se detectó el aumento de actividad de elastasa antes de que pudieran observarse signos morfológicos de muerte celular.
Se caracterizó adicionalmente la actividad inducida similar a elastasa usando diferentes inhibidores de proteasa. El III a una concentración de 100 DM tuvo un ligero efecto sobre la actividad de elastasa de células de control; sin embargo, inhibió por completo la actividad inducida por necrosis. La inhibición era dependiente de la dosis, con una Clso de 2,735 DM (figura 3). Estos resultados indicaron que la actividad proteolítica inducida asociada con necrosis en células U-937 es compatible con una actividad de serina proteasa.
Los presentes inventores también querían observar en qué fase de la necrosis se activaba la catepsina C, la enzima activante de elastasas. Para este propósito se realizó un ensayo enzimático en lisados de células tratadas con KCN 10 mM durante diferentes intervalos de tiempo. La figura 2 muestra la inducción dependiente del tiempo de la actividad proteolítica inducida por tratamiento con KCN 10 mM. Tal como puede observarse, ya después de 10 minutos de tratamiento, la actividad similar a catepsina C aumentó en 4 veces y alcanzó su máximo.
La gran diferencia en la escala temporal de la inducción de la actividad proteolítica similar a elastasa (minutos, figura 2) y la progresión del proceso necrótico (horas, figura 1) condujeron a la hipótesis de que la actividad proteolítica forma parte de las etapas moleculares iniciales de la ruta necrótica. Con el fin de someter a prueba esta hipótesis, se utilizaron diferentes métodos para la inhibición y regulación por disminución de la expresión de las enzimas similares a elastasa y para examinar su efecto sobre el proceso necrótico (véanse los ejemplos 2 y 3 a continuación en el presente documento).
EJEMPLO 2 (no forma parte de la invención tal como se reivindica)
La transfección con ARNip para catepsina C, CELA3A y CELA1 protege contra la muerte celular inducida por necrosis
En un intento de caracterizar la(s) enzima(s) que se activa(n) en las fases iniciales del proceso necrótico, los presentes inventores han utilizado una biblioteca de ARNip contra diferentes proteasas. Se realizaron transfecciones con ARNip contra un total de 93 proteasas.
Las figuras 4A-B muestran que la transfección de células U-937 con ARNip de CELA1 o CELA3A condujo a una disminución estable y significativa en la liberación de LDH después de una incubación de 7 horas con KCN. La transfección o bien con CELA1 o bien con CELA3A sola provocó una protección parcial, mientras que la transfección con una combinación de ARNip tanto contra CELA1 como contra CELA3A proporcionó una protección completa contra la necrosis.
Además de ARNip para CELA1 y CELA3A, se sometieron a prueba ARNip para otras proteasas. Entre ellas estaban las catepsinas A, B, C, D, E, G, H, K, L1, L2, O, S, W y Z, serina proteasas HNE, HtrA, quimotripsina C, CELA 2A y CELA3B, metalopeptidasas de matriz 7, 11, 12, 21 y 25. Los resultados indican que el ARNip para catepsina C también mostró un efecto protector contra la necrosis (figura 4A). Las transfecciones con ARNip contra un total de 90 proteasas no pudieron conferir ninguna protección contra la muerte celular inducida por KCN.
Para garantizar que el efecto de los ARNip especificados no era específico para células U-937, se repitieron estos experimentos con células PC-12 (figura 4C).
El experimento comparativo con células PC-12 mostró que el ARNip para cada una de catepsina C, CELA3A y CELA1 tenía un efecto protector significativo sobre las células U-937 y PC-12 contra la muerte celular inducida por cianuro. También pudo observarse que la mezcla de ARNip y el reactivo de transfección HiPerFect (tratamiento de control) no era tóxico para las células. Además, se mostró la activación temprana de catepsina C durante la necrosis así como la inhibición de la necrosis por el inhibidor de catepsina C de molécula pequeña. Estos resultados también mostraron que la inhibición de la actividad de las enzimas anteriormente mencionadas estaba asociada con la reducción en la muerte celular. Los resultados indicaron que estas enzimas pueden servir como dianas para controlar/modular la muerte celular necrótica.
EJEMPLO 3 (no forma parte de la invención tal como se reivindica)
La transfección con ARNip para catepsina C, CELA1 y/o CELA3A conduce a una inhibición específica
Para garantizar que el efecto protector de los ARNip especificados se debía a la interrupción de la transcripción de las enzimas diana y no a un efecto inespecífico, los presentes inventores han realizado ensayos enzimáticos para mostrar que la actividad similar a elastasa y catepsina C se inhibía en las células transfectadas con los ARNip específicos. Para un respaldo adicional del silenciamiento eficaz, se llevó a cabo un análisis de inmunotransferencia de tipo Western para las proteínas especificadas, y mostró que, efectivamente, se inhibía la expresión de la enzima silenciada.
Las figuras 5A-B muestran que los ARNip para catepsina C, CELA1 y CELA3A provocaron una disminución estable y significativa en la actividad enzimática apropiada de los lisados celulares. Además, la transfección con ARNip para las elastasas CELA1 y CELA3A no tuvo ningún efecto sobre la actividad de catepsina C, lo que respalda adicionalmente la especificidad del efecto. Este experimento mostró que el efecto protector del tratamiento con los ARNip especificados se atribuía a la regulación por disminución de las enzimas y no a ningún otro efecto inespecífico. Estos resultados mostraron además que la catepsina C es esencial para la muerte celular necrótica programada.
Además, los resultados combinados tanto de la figura 4A como de las figuras 5A-B indicaron que, en las condiciones en las que se inhibe la actividad de estas enzimas específicas (CELA3A y CELA1) (figuras 5A-B), se inhibe el proceso de necrosis (figura 4A), lo que significa que el bloqueo de la actividad de estas enzimas provoca la inhibición de la muerte celular.
Por tanto, estos estudios proporcionan una base para determinar qué enzimas representan dianas eficaces para la inhibición de la necrosis. En conjunto, los resultados sugieren que los inhibidores de CELA3A y CELA1 específicos, y no los inhibidores de otras elastasas, pueden inhibir la muerte celular necrótica.
EJEMPLO 4
Los inhibidores de catepsina C, CELA3A y CELA1 conducen a la inhibición de la muerte celular necrótica
La figura 6 muestra que el inhibidor de catepsina C (Gly-Phe-DMK, MP Biomedicals, EE. UU.) pudo inhibir la necrosis inducida por KCN en PC-12. La adición del inhibidor inhibió la necrosis celular tal como se manifiesta mediante la reducción de la liberación de LDH de manera dependiente de la dosis. De nuevo, los resultados de las figuras 5A-B y la figura 6 implicaron que la catepsina C podía proporcionar una diana para agentes antinecróticos.
Una consecuencia directa de la presente hipótesis que vincula la actividad similar a elastasa con la ruta de muerte necrótica es que la inhibición de esta actividad proteolítica retardará o evitará la ejecución del programa de muerte celular necrótica. Para someter a prueba esta hipótesis, se estudió el efecto de inhibidores de elastasa permeables sobre la muerte celular necrótica. Los EI II y III inhibieron de manera dependiente de la dosis la muerte celular inducida por KCN en células PC-12 tal como se evalúa mediante la liberación de LDH (figuras 7A y B). El inhibidor de elastasa no permeable a las células, elastatinal, no tuvo ningún efecto protector sobre las células que experimentaron necrosis inducida por KCN (datos no mostrados).
Se sintetizaron inhibidores de CELA3A basándose en similitudes con la estructura en 3D y analogía topológica. Estos se sometieron a prueba para determinar su capacidad para conferir protección antinecrótica. En la tabla 2 se presentan ejemplos representativos de algunos de los resultados. Se observó protección contra la necrosis inducida por KCN a diversas concentraciones hasta 0,1 nM (tabla 2). Dos inhibidores de CELA1 de molécula pequeña también pudieron inhibir la necrosis, y determinados compuestos, por ejemplo, los tres últimos compuestos enumerados en la tabla, confirieron protección a concentraciones mucho más altas.


Puede observarse que la exposición de células PC-12 a altas concentraciones (hasta 300 DM) de inhibidores de elastasa El II y III inespecíficos, que eran inactivos por sí mismos, inhibió significativamente la necrosis inducida por KCN. Sin embargo, de igual manera puede observarse fácilmente que los inhibidores de CELA3A de molécula pequeña eran eficaces en concentraciones más bajas en varios órdenes de magnitud. La actividad potenciada inesperada de la inhibición específica de CELA1 y CELA3A en prevenir/tratar la necrosis destaca la importancia de estas dos dianas únicas y, por tanto, dianas estructuralmente relacionadas con las mismas.
EJEMPLO 5
El efecto protector de inhibidores de elastasa se manifiesta en el rescate de células tratadas con KCN, en lugar de simplemente prevenir la ruptura de sus membranas
Para examinar si se mantiene el efecto protector del inhibidor de elastasa sobre las células durante mucho tiempo tras el estrés isquémico, se realizaron estudios cinéticos. Tras la incubación de 5 h con KCN, se cambió el medio a DMEM regular sin KCN ni inhibidores de elastasa y tuvo lugar la incubación durante hasta 48 h. Se evaluó la supervivencia celular mediante el método de XTT, que mide la actividad metabólica celular en lugar de la integridad de la membrana. Los resultados indican que las células sobrevivieron al tratamiento de 5 h con KCN sin daño irreversible. Muestran una completa recuperación 48 h tras el tratamiento con KCN (figura 7C). Estos resultados son de relevancia clínica ya que demuestran que los inhibidores de elastasa proporcionan un efecto protector de larga duración. Por ejemplo, pudieron salvarse tejidos tratados con inhibidor de elastasa durante la ventana terapéutica después de estrés isquémico como en IM o accidente cerebrovascular.
EJEMPLO 6
El efecto de los inhibidores de elastasa sobre la necrosis in vivo
En vista de los prometedores resultados anteriores, se examinó una evaluación del efecto de los inhibidores de elastasa sobre el proceso necrótico in vivo. El primer modelo in vivo estudiado fue lesión cerebral traumática (figura 8). En primer lugar, se examinó el efecto de los inhibidores de elastasa II y III y del vehículo sobre ratones de control. Se halló que los ratones estaban sanos con NSS de 0 a 1 y sin tejido cerebral necrótico. Las figuras 8A-B muestran la disminución en el daño neuronal y la reducción del espacio necrótico en ratones tratados con inhibidor de elastasa II o III en comparación con animales con traumatismo no tratados. Se evaluó el estado neurológico usando la puntuación de gravedad neurológica. Los EI II y III reducen significativamente el daño neurológico tal como se mide 1 hora tras la lesión. La figura 8B muestra la cantidad de espacio necrótico en ratones con traumatismo tal como se mide mediante tinción con TTC; el tratamiento con inhibidores de elastasa claramente reduce el espacio del tejido necrótico desde el 50 hasta el 25% del hemisferio dañado. Se obtuvieron resultados prácticamente idénticos cuando se sometió a prueba el efecto de los inhibidores sobre ratones con genes inactivados de elastasa de neutrófilos (figura 8B). Además de los datos presentados en las figuras 8A-B, se realizaron los mismos experimentos en ratas Sprague Dawley de tipo natural y se obtuvieron resultados similares (datos no mostrados).
En conjunto, los resultados presentados en las figuras 4A-C, 7A-B y 8A-B respaldan el uso de inhibidores de elastasa en la atenuación del ataque necrótico. Curiosamente, no hubo ninguna diferencia en el desarrollo de necrosis ni en la reacción al tratamiento entre ratones normales y con genes inactivados, lo que indica que la elastasa de neutrófilos no desempeña ningún papel en estos dos procesos.
Además, se sometieron a prueba in vivo potentes inhibidores específicos seleccionados de CELA3A o enzimas estructuralmente relacionadas en modelos de necrosis adicionales. Se encontraron tales inhibidores de molécula pequeña activos previamente descritos explorando una biblioteca de inhibidores de CELA3A basándose en similitudes con la estructura en 3D y análogos topológicos de la enzima CELA3A. A continuación se muestran las actividades in vitro de estos compuestos, véase el ejemplo 7. Se sometió a prueba el efecto del compuesto Z601-4253, (2-(piperidin-1-il)tiazol-4-il)(pirrolidin-1-il)metanona, que pertenece al grupo 2-aminotiazol de compuestos activos, sobre la protección contra toxicidad hepática.
Se evaluó el potencial de este compuesto como agente antinecrótico contra la hepatotoxicidad por APAP. Para este propósito, se examinaron los cambios en los niveles de marcadores bioquímicos en suero para la muerte celular hepática: ALT y AST.
Tal como se muestra en la figura 9, el tratamiento de ratones con 300 mg/kg de APAP produjo un aumento significativo en los niveles de enzimas, se midieron los niveles de enzimas hepáticas en sangre 24 horas después de la administración de paracetamol. El nivel de ALT de ratones tratados únicamente con APAP fue de 8220±413 U/l y su nivel de AST fue de 3553±290 U/l. La simulación, el control y los compuestos solos tuvieron ALT inferior al 2% y AST inferior al 4%. Se redujeron los controles paralelos a partir del tratamiento con APAP correspondiente. El compuesto Z601-4253 (no forma parte de la invención tal como se reivindica), que se inyectó por vía i.p. 4 horas después de la administración de APAP, redujo significativamente el nivel de
ambas enzimas hepáticas en sangre de manera dependiente de la dosis protegiendo contra la toxicidad inducida por paracetamol.
Otro modelo que se estudió fue un modelo in vivo murino de lesión por isquemia miocárdica/reperfusión (figura 10). Se estudió el efecto del compuesto activo 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona (M059-0891), según la invención, que pertenece a la serie 2-aminoimidazolina. Los resultados muestran una reducción significativa en la necrosis y en el tamaño de infarto por el inhibidor.
EJEMPLO 7
Métodos generales de síntesis para los compuestos realizados para su uso según la invención
El esquema 1 proporcionado a continuación en el presente documento describe métodos generales de síntesis para la preparación de compuestos de 2-aminoimidazolina, proporcionando la tabla 3 los sustituyentes realizados para las variables indicadas.
Esquema 1:
Método A:
(a) R-|COOCOR-| o
RiCOCI, CH2Cl2, base
(b) HNR2R3l t-BuOH, reflujo

( a ) H N R 2 R 3 , MeOH, reflujo; 
(b) R1COOCOR1 o
RiCOCI, CH2CI2, base
Tabla 3:
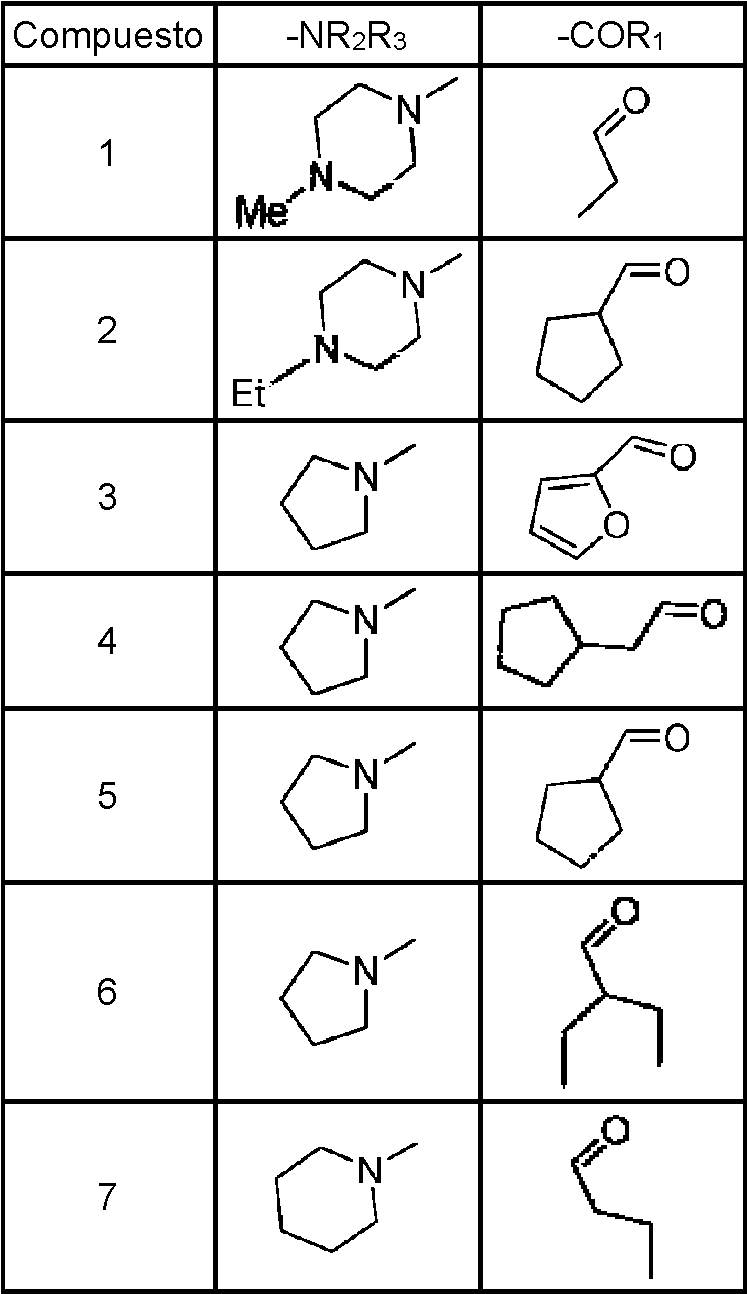
Se logró la preparación de determinados compuestos de 2-aminoimidazolina preparando una mezcla de yodhidrato de 2-tiometil-dihidroimidazol (1,550 gm, 0,0063 mol) y diisopropiletilamina (2,2 eq) en cloruro de metileno (15 ml) agitada a temperatura ambiente y tratada con anhídrido propiónico. Se agitó la mezcla a temperatura ambiente durante la noche. Se concentró la mezcla de reacción y se diluyó con cloruro de metileno
y agua (20 ml cada uno). Se separó la fase de cloruro de metileno, se secó sobre sulfato de sodio y se concentró para dar N-propanoil-2-tiometildihidroimidazol (1,2 gm). Se sometió a reflujo una mezcla de N-propanoil-2-tiometildihidroimidazol (400 mg) y 1-metilpiperazina (3 eq) en t-butanol (12 ml) durante 3 días, luego se concentró y se purificó sobre una columna de gel de sílice usando el 20-30% de metanol-cloruro de metileno para dar el compuesto 1 (50 mg) junto con material de partida (210 mg). 1H-RMN (DMSO-d6): 0,99 (t, J = 8 Hz, 3H), 2,16 (s, 3H), 2,32 (q, J = 8 Hz, 2H), 2,49 (m, 4H), 3,04 (m, 4H), 3,39 (t, J = 8 Hz, 2H), 3,81 (t, J = 8 Hz, 2H); CL-EM m/z 225,0 [M 1]. Este procedimiento de síntesis sigue el método A tal como se representó de manera esquemática anteriormente.
Se logró la preparación de determinados compuestos de 2-aminoimidazolina preparando una mezcla de yodhidrato de 2-tiometildihidroimidazol (1,1 gm) y 1-metilpiperazina (1,5 eq) en metanol (15 ml), que se sometió a reflujo hasta completar la reacción (6-18 horas), luego se concentró y se disolvió en cloruro de metileno (20 ml) y se trató con trietilamina (2 eq) y anhídrido propiónico (1,25 eq). Se agitó la mezcla a temperatura ambiente durante 1 hora. Luego se concentró la mezcla de reacción y se purificó sobre una columna de gel de sílice usando el 10-30% de metanol-cloruro de metileno para dar el compuesto 1 (780 mg). Se purificó adicionalmente el compuesto 1 (0,5 gm) sobre una columna C-18 usando TFA al 0,1%-agua para dar la sal de TFA del compuesto 1 (280 mg). 1H-RMN (CDCla): 1,17 (t, J = 8 Hz, 3H), 2,38 (s, 3H), 2,49 (q, J = 8 Hz, 2H), 2,54 (m, 4H), 3,32 (m, 4H), 3,61 (t, J = 8 Hz, 2H), 3,93 (t, J = 8 Hz, 2H); CL-EM m/z 225,0 [M 1]. Este procedimiento de síntesis sigue el método B tal como se representó de manera esquemática anteriormente.
También se siguió el procedimiento de síntesis del método A para sintetizar el compuesto 2 (M059-0851), con las siguientes características: 1H-RMN (DMSO-d6): 0,98 (t, J = 8 Hz, 3H), 1,50 - 1,83 (m, 8H), 2,30 (q, J = 8Hz, 2H), 2,34 - 2,37 (m, 4H), 3,03 - 3,05 (m, 4H), 3,12 - 3,16 (m, 1H), 3,39 (t, J = 8 Hz, 2H), 3,84 (t, J = 8 Hz, 2H); CL-EM m/z 279,1 [M 1].
También se siguió el procedimiento de síntesis del método A para sintetizar la sal de TFA del compuesto 3 (M059-0032) seguido de purificación sobre una columna C-18, produciendo las siguientes características: 1H-RMN (DMSO-d6): 1,82 - 1,90 (m, 2H), 1,96 - 2,03 (m, 2H), 3,33 - 3,37 (m, 2H), 3,50 - 3,54 (m, 2H), 3,71 (t, J = 8 Hz, 2H), 4,39 (t, J = 8 Hz, 2H), 6,81 -6,82 (m, 1H), 7,50 (d, J = Hz, 1H), 8,11 (m, 1H), 9,84 (s, 1H); CL-EM m/z 234,0 [M 1].
También se siguió el procedimiento de síntesis del método A para sintetizar la sal de TFA del compuesto 4 (M059-0055), produciendo las siguientes características: 1H-r Mn (DMSO-d6): 1,08 - 1,83 (m, 8H), 1,81 - 1,85 (m, 4H), 2,15 - 2,22 (m, 1H), 2,59 (d, J = 8Z, 2H), 3,38 - 3,41 (m, 4H), 3,36 (t, J = 8 Hz, 2H), 4,17 (t, J = 8 Hz, 2H), 9,47 (s, 1H); CL-EM m/z 250,1 [M 1].
También se siguió el procedimiento de síntesis del método A para sintetizar el compuesto 5 (M059-0082) También se siguió el procedimiento de síntesis del método A para sintetizar 1H-RMN (DMSO-d6): 1,48 - 1,74 (m, 8H), 1,85 - 1,90 (m, 4H), 2,49 - 2,56 (m, 1H), 3,18 - 3,23 (m, 2H), 3,34 - 3,40 (m, 6H); CL-EM m/z 236,1 [M 1].
Se prepararon el compuesto 6 (M059-0053) y el compuesto 7 (M059-0335) siguiendo el método A en un protocolo similar al compuesto 4.
Se preparó el compuesto 8 (Z601-4253) a partir de ácido 2-piperidino-1,3-tiazol-4-carboxílico y pirrolidina en cloruro de metileno en presencia de DCC, trietilamina y DMAP.
El esquema 2 proporcionado a continuación en el presente documento describe métodos generales de síntesis para la preparación de compuestos de 2-aminoimidazolina, proporcionando la tabla 3 los sustituyentes realizados para las variables indicadas.

9: R-|, R2, R3i R4 = Me, X = N, R5 = H
10:. R-, = Cl, R2, R3, R5 = H, X = CH, R4 = Me Se prepararon los compuestos 9 (M008-0111) y 10 (4112-3656) (no forman parte de la invención tal como se reivindica) en un método según lo descrito en el esquema 2 a partir de bromoacetofenonas y aminas correspondientes.
El esquema 3 proporcionado a continuación en el presente documento describe métodos generales de síntesis para la preparación de compuestos de 2-aminoimidazolina.
Esquema 3:

Se preparó el compuesto 11 (Z632-2266) (no forma parte de la invención tal como se reivindica) a partir de 5 isopropil-3-pirrolidin-2-ilisoxazol y ácido ciclopropanocarboxílico comercialmente disponibles en cloruro de metileno en presencia de DCC, trietilamina y Dm A p según el esquema 3.
El esquema 4 proporcionado a continuación en el presente documento describe un procedimiento general de síntesis adicional para los compuestos realizados/compuestos para su uso tal como se describe en el presente documento:
Esquema 4:
El esquema 5 proporcionado a continuación en el presente documento describe un procedimiento general de síntesis adicional para los compuestos realizados/compuestos para su uso tal como se describe en el presente documento:
Esquema 5:

El esquema 6 proporcionado a continuación en el presente documento describe un procedimiento general de síntesis adicional para los compuestos realizados/compuestos para su uso tal como se describe en el presente documento:
Esquema 6:
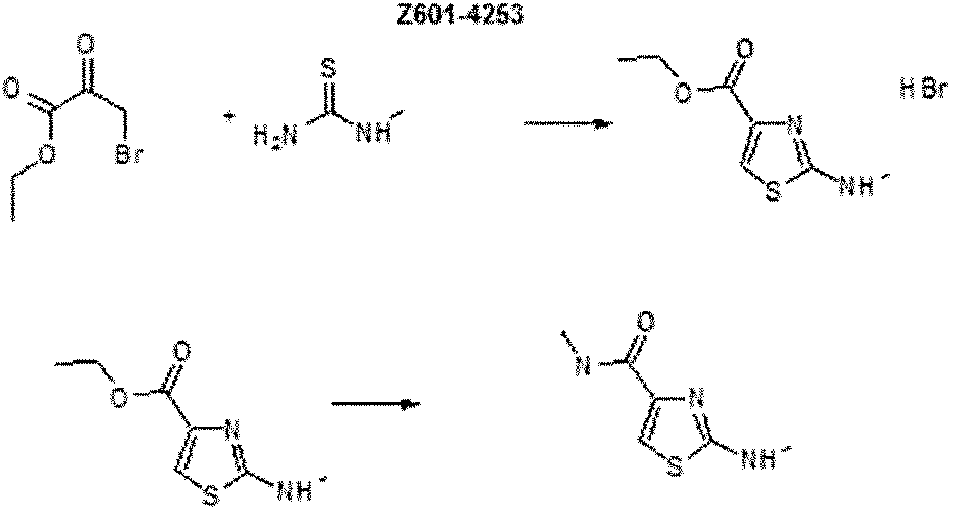
El esquema 7 proporcionado a continuación en el presente documento describe un procedimiento general de síntesis adicional para los compuestos realizados/compuestos para su uso tal como se describe en el presente documento:
Esquema 7:
El esquema 8 proporcionado a continuación en el presente documento describe un procedimiento general de síntesis adicional para los compuestos realizados/compuestos para su uso tal como se describe en el presente documento:
Esquema 8:

Solicitud internacional PCT, 2009054468, 30 de abril de 2009
El esquema 9 proporcionado a continuación en el presente documento describe un procedimiento general de síntesis adicional para los compuestos realizados/compuestos para su uso tal como se describe en el presente documento:
Esquema 9:
En resumen, se registraron los espectros de PMR en un aparato DPX de Bruker de 300 MHz y se procesaron
usando el software XWinNMR de Bruker. Todos los reactivos comercialmente obtenidos se usaron sin
purificación adicional.
Compuesto 3. Se añadió el compuesto 1 (0,1 mol) a una mezcla de compuesto 2 (0,1 mol) y éter (100 ml). Se
agitó la mezcla a 28-30°C durante 12 horas y luego se enfrió hasta 5°C. Se recogió el precipitado formado
mediante filtración, se lavó con agua, se secó y se cristalizó a partir de etanol para dar el producto de reacción
3 puro con rendimientos del 70-75%.
Compuesto 4. Se suspendió el compuesto 3 (0,1 mol) en una disolución de NaOH (0,25 mol) y etanol (5 ml) en
agua (200 ml). Se agitó la mezcla a 90°C hasta disolver por completo el sólido. Se enfrió la disolución resultante
hasta temperatura ambiente y se acidificó cuidadosamente con ácido acético. Se recogió el precipitado formado
mediante filtración, se lavó con agua, se secó y se cristalizó a partir de dioxano para dar el producto de reacción
4 puro con rendimientos del 75-80%.
Compuesto 5. Se añadió 1 mmol del ácido 4 a una disolución de CDI (0,95 mmol) en 5 ml de DMF seca. Se
agitó la mezcla a 80°C durante 2 horas mientras estaba formándose un gas. Luego se añadió 1 mmol de la
amina HNR2aR2b a la mezcla de reacción, se sometió a reflujo durante 3-4 horas y se dejó durante la noche a
temperatura ambiente. Luego se vertió la mezcla en agua (10 ml), se recogió el precipitado formado mediante
filtración y se purificó mediante cristalización a partir de propanol-2 para dar el producto de reacción 5 puro con
rendimientos del 40-85%.
Y también haciendo referencia al esquema 10:

El experto en la técnica apreciará cómo pueden modificarse los métodos de síntesis anteriormente descritos
para preparar compuestos tal como se describen en el presente documento en la tabla 1, o tal como se definen
mediante cualquier fórmula proporcionada en el presente documento.
EJEMPLO 8
Lista de inhibidores de molécula pequeña activos encontrados explorando una biblioteca de inhibidores de
CELA3A y CELA1 basándose en similitudes con la estructura en 3D y análogos topológicos
Se prepararon los siguientes compuestos por parte del proveedor ChemDiv Inc. (San Diego, EE. UU.), y sus
números de I.D. de ChemDiv respectivos se muestran en la tabla 4 a continuación.
Tabla 4:
I.D. NOMBRE IUPAC
Z087-0195 1,1 -dióxido de 3,4-bis((2-(pirrolidin-1-il)etil)amino)-1,2,5-tiadiazol
Z601-4253 (2-(piperidin-1-il)tiazol-4-il)(pirrolidin-1-il)metanona
Z632-2266 ciclopropil(2-(5-isopropilisoxazol-3-il)pirrolidin-1-il)metanona
M008-0111 N-(4-metilpiridin-2-il)-4-(2,4,5-trimetilfenil)tiazol-2-amina
D216-0746 ácido 4-((2-metilindolin-1-il)sulfonil)benzoico
M059-0891 1- (2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona
3952-1000 6-bromo-2-(3,5-dimetoxifenil)-4H-benzo[d][1,3]oxazin-4-ona
E214-0380 6-metil-5-((2-metilpiperidin-1-il)sulfonil)pirimidin-2,4(1H,3H)-diona
5149-0030 2- (1,1-dioxido-3-oxobenzo[d]isotiazol-2(3H)-il)acetato de etilo
Z632-6109 N-metil-4,5,6,7,8,9-hexahidro-1H-cicloocta[c]pirazol-3-carboxamida
8018- 2960 ácido 2-(5-(piridin-4-il)-2H-tetrazol-2-il)acético
4789-3852 2-(furan-2-il)-5,6,7,8-tetrahidro-4H-benzo[4,5]tieno[2,3-d][1,3]oxazin-4-ona
M059-0082 cidopentil(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona
L150-1122 ácido 3-((5-acetamido-1H-1,2,4-triazol-3-il)tio)propanoico
4112-3656 N1-(4-(4-clorofenil)tiazol-2-il)-N4,N4-dimetilbenceno-1,4-diamina
M059-0032 furan-2-il(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona
Z606-8336 7-(4-etilpiperazin-1-il)-5,6-dimetil-[1,2,4]triazolo[1,5-a]pirimidina
M284-0488 7-fluoro-10-(2-(4-isopropilpiperazin-1-il)-2-oxoetil)-2,3-dihidro-1H-benzo[e]pirrolo[1,2-a][1,4]diazepin-5,11(10H,11aH)-diona
4334-1600 acetato de 2-(3-bromofenil)-4-oxo-4H-benzo[d][1,3]oxazin-6-ilo
4356-0595 pivalato de 2-(terc-butil)-3-(1-metil-1H-benzo[d]imidazol-2-il)-4-oxo-4H-cromen-7-ilo M059-0055 2- ciclopentil-1-(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)etanona
D226-0031 3- metil-8-(piperidin-1-il)-1H-purin-2,6(3H,7H)-diona
E205-0066 5-etil-N-(piridin-2-ilmetil)-5H-[1,2,4]triazino[5,6-b]indol-3-amina
8019- 53813-((4-cloro-1H-pirazol-1-il)metil)-N-(2-(3-fluorobenzamida)etil)-1,2,4-oxadiazol-5-carboxamida
4240-0470 1- (4-(metiltio)bencil)-4-tosilpiperazina
F684-0507 ácido 2-(2-etilfenilsulfonamido)-5-(4-etilpiperazin-1-il)benzoico
G830-0845 2- amino-N-(2,4-difluorofenil)pirimidin-5-sulfonamida
D226-0031 3- metil-8-(piperidin-1-il)-1H-purin-2,6(3H,7H)-diona
P316-0028 5-cloro-N-(2-oxo-1-fenilpirrolidin-3-il)tiofen-2-sulfonamida
3506-0172 ácido 3-(pirrolidin-1-ilsulfonil)benzoico
3346-3249 (3,5-dimetil-1H-pirazol-1-il)(3,4,5-trimetoxifenil)metanona
M284-0942 N-(3,4-difluorofenil)-2-(8-fluoro-5,11-dioxo-2,3,11,11a-tetrahidro-1H-benzo[e]pirrolo[1,2-a][1,4]diazepin-10(5H)-il)acetamida
4953-1443 5-(ciclohexilmetil)-3-(piridin-2-il)-1,2,4-oxadiazol
D529-0049 5-metil-4-(2-((4-metilbencil)amino)-2-oxoetil)-7-fenil-4,7-dihidro-[1,2,4]triazolo[1,5-a]pirimidin-6-carboxilato de etilo
M059-1012 ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona
R052-2664 ácido [1,2,4]triazolo[1,5-a]pirimidin-2-carboxílico
M059-0335 1- (2-(piperidin-1-il)-4,5-dihidro-1H-imidazol-1-il)butan-1-ona
T404-2346 (4-(6-cloro-[1,2,4]triazolo[4,3-a]piridin-3-il)piperazin-1-il)(1-fenilciclopropil)metanona M284-0939 N-(2,4-difluorofenil)-2-(5,11 -dioxo-2,3,11,11 a-tetrahidro-1H-benzo[e]pirrolo[1,2-a][1,4]diazepin-10(5H)-il)acetamida
M059-0053 2- etil-1-(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)butan-1-ona
Y200-4081 N-[4-[4-(isobutirilamino)fenoxi)fenil]-2-metil-propionamida
La presente invención abarca los compuestos M059-0891, M059-0082, M059-0032, M059-0055, M059-1012, M059-0335 y M059-0053. Los demás compuestos son a modo de referencia.
Inhibidores de la muerte celular necrótica
Se sometieron a prueba estos compuestos para determinar su capacidad para inhibir la necrosis inducida por KCN en células PC-12. Se validó el modo necrótico de muerte celular en este sistema tal como se describió previamente. Se presentan los resultados en la tabla a continuación. Se expusieron las células PC-12 a KCN tal como se describió anteriormente. En la tabla 5 a continuación se muestran los resultados de protección de los compuestos contra la necrosis inducida por KCN evaluada usando el método de liberación de LDH. Los valores de CI50 de estos inhibidores se encuentran el intervalo de decenas a uno nanomolar.
Tabla 5:

Discusión
La incapacidad de prevenir o tratar la muerte celular necrótica es un problema no resuelto. Los presentes
inventores han mostrado que reducir la actividad similar a elastasa mediante ARNip o mediante inhibidores de elastasa de molécula pequeña específicos confiere protección a las células que experimentan muerte celular necrótica. Se validó el efecto protector mediante diferentes métodos. La capacidad de los inhibidores de elastasa para proteger a las células contra la muerte parece ser independiente del desencadenante de la muerte celular tal como se observó después del tratamiento con KCN o previamente con anti-Fas y estaurosporina, cada uno en presencia de oligomicina A. Diferentes clases de inhibidores de elastasa peptídicos y heterocíclicos pudieron conferir protección, lo que indica que el efecto no es específico del compuesto. Se proporcionó un respaldo adicional para el papel de una elastasa intracelular en este proceso de muerte mediante un aumento temprano de actividad similar a elastasa en extractos celulares de células necróticas, que se produce antes de cualquier signo de muerte celular necrótica obvia. Se confirmó el aumento de actividad mediante la medición de la actividad similar a elastasa usando un sustrato específico. Adicionalmente, el tratamiento de células intactas con un inhibidor de elastasa (EI II y EI III) permeable suprimió la inducción de la actividad enzimática en las células. El corto tiempo requerido para la inducción de actividad similar a elastasa durante la necrosis indica que la enzima actúa en una fase temprana del proceso necrótico, posiblemente como activador proteolítico de fase temprana en la cascada de acontecimientos moleculares, lo que conduce en última instancia a muerte celular. Este papel de la elastasa en la necrosis concuerda con la conocida implicación de las cascadas proteolíticas en los procesos de muerte celular. Por tanto, la inducción notable temprana de la actividad similar a elastasa y la capacidad de los inhibidores de elastasa para prevenir la muerte celular respaldan el papel clave de la enzima similar a elastasa en el proceso necrótico.
La capacidad de los inhibidores de elastasa para prevenir el daño necrótico a las células cerebrales in vivo se mostró usando el modelo de lesión craneal cerrada (traumatismo) en ratones y ratas. La mejora en la función neurológica (reducción en NSS) tras la administración de inhibidores de elastasa se observó principalmente 1 hora después del traumatismo, cuando la disminución en la función neurológica fue más prominente. El efecto protector sobre el desarrollo del área necrótica tal como se manifiesta mediante tinción con TTC fue prominente incluso 24 horas después del traumatismo. La tinción con TTC de los cortes de cerebro reveló una imagen impresionante: los inhibidores de elastasa protegían hasta el 60% del tejido cerebral que de otro modo se esperaba que desarrollara necrosis.
Los tejidos afectados, tales como a partir de un infarto de miocardio, se volvieron necróticos en el plazo de 4 12 h después del suceso. De manera similar, en el caso de un accidente cerebrovascular, la necrosis se desarrolla en el plazo de unas pocas horas hasta 24 horas e incluso más después del infarto, provocando un daño irreparable a los tejidos cerebrales. El tratamiento con los inhibidores de elastasa inmediatamente después del suceso prevendrá la aparición de necrosis. Por tanto, el presente estudio representa claramente un tratamiento terapéutico.
En el presente estudio, se mostró claramente que los inhibidores de elastasa reducen la muerte celular necrótica independientemente de la contribución o actividad de las células inmunitarias. En este sistema experimental, se utilizó un monocultivo celular desprovisto de neutrófilos o células gliales que podían liberar HNE. Cabe destacar que la línea de células PC-12 usada en el presente estudio es de origen neuronal y está desprovista de elastasa de neutrófilos. Además, acumulativamente, estos resultados indican que una enzima similar a elastasa ubicua está implicada en el inicio de la muerte celular necrótica. Por tanto, es probable que la mejora en NSS tras la administración de inhibidor de elastasa in vivo sea una consecuencia de la inhibición de una enzima similar a elastasa intracelular que reside en la célula neuronal. Esto se debe al hecho de que, durante la fase temprana de recuperación postraumática en el sitio inmunitario preferido, no había ninguna infiltración de neutrófilos significativa y, por tanto, es muy poco probable que se produzca un efecto de confusión debido a la inhibición de una elastasa de neutrófilos. Esta idea está respaldada por los resultados que muestran que los ratones con genes inactivados de elastasa de neutrófilos responden al efecto protector de los inhibidores de elastasa contra la necrosis.
En conclusión, en el presente documento se demostró por primera vez que inhibidores de elastasa permeables a las células específicos previenen la muerte celular necrótica. Estos inhibidores pudieron usarse para la prevención de muerte celular antes de la aparición del ataque necrótico, una acción protectora que surgió sorprendentemente a partir de los estudios llevados a cabo en el presente documento. Este enfoque terapéutico puede ser especialmente útil para el tratamiento de pacientes con alto riesgo de accidente cerebrovascular o infarto de miocardio.
La capacidad de los inhibidores de elastasa para proteger a las células contra la muerte parece ser independiente del desencadenante de la muerte celular, y se documentó in vitro e in vivo. Además, mediante el silenciamiento con ARNip, se permitió una identificación más específica de la diana.
La lista de compuestos activos presentada a modo de ejemplo incluye moléculas que presentan similitudes estructurales con y analogía topológica a CELA3A o una enzima similar. Se halló que todos estos compuestos inhibían la necrosis en el ensayo. Todos los compuestos pudieron conferir una protección significativa a concentraciones de 1 DM o inferior.
Claims (1)
- REIVINDICACIONESi . Compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona, yun compuesto caracterizado por la estructura de fórmula VI:
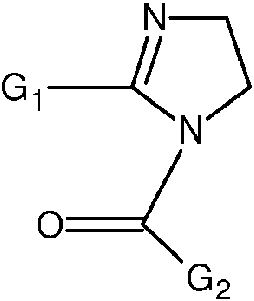 Fórmula VIen la que G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; yG2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos,para su uso terapéutico en el tratamiento o la prevención de necrosis celular o tisular en un sujeto que lo necesita.2. Compuesto para su uso según la reivindicación 1, en el que dicho compuesto es 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona; ciclopentil(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona; 2-ciclopentil-1-(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)etanona; ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona; 2-etil-1-(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)butan-1-ona; furan-2-il(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona; (2-clorofenil)-[2-(1-piperidil)-4,5-dihidroimidazol-1-il]metanona.3. Compuesto para su uso según la reivindicación 2, en el que dicho compuesto se une a CELA2A, CELA3B o catepsinas A, B, D, E, G, H, K, L1, L2, O, S, W o Z, o una combinación de las mismas, con una afinidad mínima de Kd 10-6 M o superior.4. Método para prevenir o tratar la necrosis celular o tisular ex vivo o in vitro que comprende el uso de un compuesto según una cualquiera de las reivindicaciones 1 ó 2.5. Compuesto para su uso según una cualquiera de las reivindicaciones 1 ó 2, en el que el tratamiento o la prevención de necrosis celular o tisular afecta a una célula seleccionada del grupo que consiste en: una célula cerebral, una célula neuronal, una célula de Purkinje, una célula piramidal hipocámpica, una célula glial, una célula miocárdica, una célula muscular, un queratinocito, una célula epidérmica, una célula ósea o cartilaginosa, una célula pancreática, un hepatocito, una célula renal, una célula gastrointestinal, una célula esplénica, una célula hematopoyética, un linfocito, un macrófago, un timocito, un fibroblasto, una célula epitelial, una célula epitelial bronquial, un nefrocito, una célula de capilar glomerular, una célula gonadal, un espermatozoide, un óvulo, un óvulo fecundado, una célula embrionaria y una célula epitelial pulmonar.6. Compuesto para su uso según una cualquiera de las reivindicaciones 1 ó 2, en el que el tratamiento o la prevención de necrosis celular o tisular trata, mejora, suprime los síntomas o reduce la incidencia de una enfermedad o un estado médico seleccionado del grupo que consiste en: una enfermedad neurodegenerativa, degeneración macular, necrosis retiniana, una distrofia muscular, una leucemia, un linfoma, una dificultad respiratoria neonatal, una asfixia, una hernia encarcelada, una diabetes mellitus, una tuberculosis, una endometriosis, una distrofia vascular, una psoriasis, una criolesión, una complicación por carga de hierro, una complicación por tratamiento con esteroides, una cardiopatía isquémica, infarto de miocardio, una lesión por reperfusión, una enfermedad o un daño cerebrovascular, una gangrena, una úlcera de decúbito, una pancreatitis, una hepatitis, una cirrosis, una hemoglobinuria, septicemia, una quemadura, una hipertermia, una enfermedad de Crohn, una celiaquía, un síndrome compartimental, una procolitis necrosante, un síndrome de Stevens-Johnson (SJS), una necrosis epidérmica tóxica (TEN), una fibrosis quística, una artritis reumatoide, una osteomielitis, una fascitis necrosante, una nefrotoxicidad, una lesión de la médula espinal, una glomerulonefritis, una necrosis tubular aguda, una necrosis cortical renal, una artritis degenerativa, una tirosinemia, una enfermedad hereditaria metabólica, una infección bacteriana, vírica, fúngica o parasitaria, una enfermedad de Anderson, una enfermedad mitocondrial congénita, una fenilcetonuria, un infarto placentario, una sífilis, una necrosis aséptica, una necrosis avascular, alcoholismo, una necrosis asociada con la administración de o exposición a un fármaco, una toxina química, un producto agroquímico, un metal pesado, un organofosfato de guerra o venenos de araña o serpiente, una necrosis asociada con la administración de rellenos dérmicos, una necrosis asociada con la administración de fármacos ectópicos, una necrosis inducida por quimioterapia, una necrosis inducida por radiación, o deterioro o reducción de calidad de tejido de trasplante.7. Composición farmacéutica que comprende una cantidad eficaz de un compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona y un compuesto caracterizado por la estructura de fórmula VI:
 Fórmula VIen la que G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; yG2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos,o una sal farmacéutica de los mismos, o cualquier combinación de los mismos, y que comprende además opcionalmente un portador o excipiente farmacéuticamente aceptable, para su uso terapéutico en el tratamiento o la prevención de necrosis celular o tisular en un sujeto que lo necesita.8. Composición para su uso según la reivindicación 7, que comprende además un agente antiapoptótico o un agente antienvejecimiento.9. Método para prevenir o tratar la necrosis celular o tisular ex vivo o in vitro que comprende el uso de una composición según la reivindicación 7.10. Composición para su uso según la reivindicación 7, en la que dicho tratamiento o dicha prevención de necrosis celular o tisular afecta a una célula seleccionada del grupo que consiste en: una célula cerebral, una célula neuronal, una célula de Purkinje, una célula piramidal hipocámpica, una célula glial, una célula miocárdica, una célula muscular, un queratinocito, una célula epidérmica, una célula ósea o cartilaginosa, una célula pancreática, un hepatocito, una célula renal, una célula gastrointestinal, una célula esplénica, una célula hematopoyética, un linfocito, un macrófago, un timocito, un fibroblasto, una célula epitelial, una célula epitelial bronquial, un nefrocito, una célula de capilar glomerular, una célula gonadal, un espermatozoide, un óvulo, un óvulo fecundado, una célula embrionaria y una célula epitelial pulmonar.11. Composición para su uso según la reivindicación 7, en la que el tratamiento o la prevención de necrosis celular o tisular trata, mejora, suprime los síntomas o reduce la incidencia de una enfermedad o un estado médico seleccionado del grupo que consiste en una enfermedad neurodegenerativa, degeneración macular, necrosis retiniana, una distrofia muscular, una leucemia, un linfoma, una dificultad respiratoria neonatal, una asfixia, una hernia encarcelada, una diabetes mellitus, una tuberculosis, una endometriosis, una distrofia vascular, una psoriasis, una criolesión, una complicación por carga de hierro, una complicación por tratamiento con esteroides, una cardiopatía isquémica, infarto de miocardio, una lesión por reperfusión, una enfermedad o un daño cerebrovascular, una gangrena, una úlcera de decúbito, una pancreatitis, una hepatitis, una cirrosis, una hemoglobinuria, septicemia, una quemadura, una hipertermia, una enfermedad de Crohn, una celiaquía, un síndrome compartimental, una procolitis necrosante, un síndrome de Stevens-Johnson (SJS), una necrosis epidérmica tóxica (TEN), una fibrosis quística, una artritis reumatoide, una osteomielitis, una fascitis necrosante, una nefrotoxicidad, una lesión de la médula espinal, una glomerulonefritis, una necrosis tubular aguda, una necrosis cortical renal, una artritis degenerativa, una tirosinemia, una enfermedad hereditaria metabólica, una infección bacteriana, vírica, fúngica o parasitaria, una enfermedad de Anderson, una enfermedad mitocondrial congénita, una fenilcetonuria, un infarto placentario, una sífilis, una necrosis aséptica, una necrosis avascular, alcoholismo, una necrosis asociada con la administración de o exposición a un fármaco, una toxina química, un producto agroquímico, un metal pesado, un organofosfato de guerra o venenos de araña o serpiente, una necrosis asociada con la administración de rellenos dérmicos, una necrosis asociada con la administración de fármacos ectópicos, una necrosis inducida por quimioterapia, una necrosis inducida por radiación, o deterioro o reducción de calidad de tejido de trasplante.Compuesto seleccionado de ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona o una sal farmacéuticamente aceptable de la misma, 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona o una sal farmacéuticamente aceptable de la misma, y un compuesto caracterizado por la estructura de fórmula VI o una sal farmacéuticamente aceptable del mismo, o cualquier combinación de los mismos, para su uso terapéutico en un método de tratamiento, prevención, mejora, supresión de los síntomas o reducción de la incidencia de una enfermedad asociada con necrosis en un sujeto que lo necesita, en el que dicha enfermedad se selecciona del grupo que consiste en una enfermedad neurodegenerativa, degeneración macular, necrosis retiniana, una distrofia muscular, una leucemia, un linfoma, una dificultad respiratoria neonatal, una asfixia, una hernia encarcelada, una diabetes mellitus, una tuberculosis, una endometriosis, una distrofia vascular, una psoriasis, una criolesión, una complicación por carga de hierro, una complicación por tratamiento con esteroides, una cardiopatía isquémica, infarto de miocardio, una lesión por reperfusión, una enfermedad o un daño cerebrovascular, una gangrena, una úlcera de decúbito, una pancreatitis, una hepatitis, una cirrosis, una hemoglobinuria, septicemia, una quemadura, una hipertermia, una enfermedad de Crohn, una celiaquía, un síndrome compartimental, una procolitis necrosante, un síndrome de Stevens-Johnson (SJS), una necrosis epidérmica tóxica (TEN), una fibrosis quística, una artritis reumatoide, una osteomielitis, una fascitis necrosante, una nefrotoxicidad, una lesión de la médula espinal, una glomerulonefritis, una necrosis tubular aguda, una necrosis cortical renal, una artritis degenerativa, una tirosinemia, una enfermedad hereditaria metabólica, una infección bacteriana, vírica, fúngica o parasitaria, una enfermedad de Anderson, una enfermedad mitocondrial congénita, una fenilcetonuria, un infarto placentario, una sífilis, una necrosis aséptica, una necrosis avascular, alcoholismo, una necrosis asociada con la administración de o exposición a un fármaco, una toxina química, un producto agroquímico, un metal pesado, un organofosfato de guerra o venenos de araña o serpiente, una necrosis asociada con la administración de rellenos dérmicos, una necrosis asociada con la administración de fármacos ectópicos, una necrosis inducida por quimioterapia, una necrosis inducida por radiación, o deterioro o reducción de calidad de tejido de trasplante, que comprende administrar una cantidad terapéuticamente eficaz del mismo a ese sujeto, tratando de ese modo la enfermedad en dicho sujeto que lo necesita y en el que dicha fórmula IV se define de la siguiente manera:
 Fórmula VIen la que G1 es pirrolidina sustituida o no sustituida, piperidina sustituida o no sustituida, piperazina no sustituida, imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida; yG2 es alquilo sustituido o no sustituido, arilo sustituido o no sustituido, cicloalquilo sustituido o no sustituido o heterociclo sustituido o no sustituido;en la que los sustituyentes de alquilo, pirrolidina, piperidina, imidazolidina y pirazolidina, arilo, heterociclo o cicloalquilo se seleccionan de un halógeno, grupo hidroxilo, alquilo de cadena lineal o ramificada C1-C6, nitro, CN, nitriloamido, amidosulfuro, amino, aldehído, cetona sustituida, -COOH, éster, trifluorometilo, amida, alcoxilo o haloalquilo, o cualquier subcombinación de los mismos.Compuesto para su uso según la reivindicación 12, en el que dicho compuesto se selecciona del grupo que consiste en 1-(2-(4-metilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)propan-1-ona; ciclopentil(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona; 2-ciclopentil-1-(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)etanona; ciclopentil(2-(4-etilpiperazin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona; 2-etil-1-(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)butan-1-ona; furan-2-il(2-(pirrolidin-1-il)-4,5-dihidro-1H-imidazol-1-il)metanona; y (2-clorofenil)-[2-(1-piperidil)-4,5-dihidroimidazol-1-il]metanona.14. Compuesto para su uso según la reivindicación 12, que comprende además administrar al sujeto un agente antiapoptótico.15. Compuesto para su uso según la reivindicación 14, en el que dicho agente antiapoptótico se administra antes de, simultáneamente con o después de la administración de dicho compuesto.16. Compuesto para su uso según la reivindicación 14, en el que dicho agente antiapoptótico se selecciona del grupo que consiste en -[R]-N-[2-heptil]-metilpropargilamina (R-2HMP), vitamina E, vitamina D, inhibidores de caspasas y el ácido ursodesoxicólico de sales biliares hidrófilas.17. Compuesto para su uso según la reivindicación 12, que comprende además la etapa de administrar al sujeto un agente antienvejecimiento.18. Compuesto para su uso según la reivindicación 17, en el que dicho agente antienvejecimiento se selecciona del grupo que consiste en un antioxidante, un fitoquímico, una hormona, metformina y un ácido graso.19. Compuesto según una cualquiera de las reivindicaciones 1 ó 2, o composición según la reivindicación 7, para su uso terapéutico en el tratamiento, la prevención, la mejora, la supresión de los síntomas o la reducción de la incidencia de una enfermedad asociada con necrosis celular o tisular en un sujeto que lo necesita, en el que dicha enfermedad se selecciona del grupo que consiste en una enfermedad neurodegenerativa, degeneración macular, necrosis retiniana, una distrofia muscular, una leucemia, un linfoma, una dificultad respiratoria neonatal, una asfixia, una hernia encarcelada, una diabetes mellitus, una tuberculosis, una endometriosis, una distrofia vascular, una psoriasis, una criolesión, una complicación por carga de hierro, una complicación por tratamiento con esteroides, una cardiopatía isquémica, infarto de miocardio, una lesión por reperfusión, una enfermedad o un daño cerebrovascular, una gangrena, una úlcera de decúbito, una pancreatitis, una hepatitis, una cirrosis, una hemoglobinuria, septicemia, una quemadura, una hipertermia, una enfermedad de Crohn, una celiaquía, un síndrome compartimental, una procolitis necrosante, un síndrome de Stevens-Johnson (SJS), una necrosis epidérmica tóxica (TEN), una fibrosis quística, una artritis reumatoide, una osteomielitis, una fascitis necrosante, una nefrotoxicidad, una lesión de la médula espinal, una glomerulonefritis, una necrosis tubular aguda, una necrosis cortical renal, una artritis degenerativa, una tirosinemia, una enfermedad hereditaria metabólica, una infección bacteriana, vírica, fúngica o parasitaria, una enfermedad de Anderson, una enfermedad mitocondrial congénita, una fenilcetonuria, un infarto placentario, una sífilis, una necrosis aséptica, una necrosis avascular, alcoholismo, una necrosis asociada con la administración de o exposición a un fármaco, una toxina química, un producto agroquímico, un metal pesado, un organofosfato de guerra o venenos de araña o serpiente, una necrosis asociada con la administración de rellenos dérmicos, una necrosis asociada con la administración de fármacos ectópicos, una necrosis inducida por quimioterapia, una necrosis inducida por radiación, o deterioro o reducción de calidad de tejido de trasplante.20. Compuesto para su uso según la reivindicación 1, en el que G1 es pirrolidina y G2 es etilo o furano.21. Compuesto para su uso según la reivindicación 1, en el que G1 es piperidina y G2 es ciclopentilo, furano o fenilo.22. Compuesto para su uso según la reivindicación 1, en el que G1 es imidazolidina sustituida o no sustituida o pirazolidina sustituida o no sustituida.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201562143821P | 2015-04-07 | 2015-04-07 | |
| US201562170717P | 2015-06-04 | 2015-06-04 | |
| PCT/IL2016/050371 WO2016162870A1 (en) | 2015-04-07 | 2016-04-07 | Compositions for treating and/or preventing cell or tissue necrosis specifically targeting cathepsin c and/or cela1 and/or cela3a and/or structurally related enzymes thereto |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2912276T3 true ES2912276T3 (es) | 2022-05-25 |
Family
ID=55953339
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES16721510T Active ES2912276T3 (es) | 2015-04-07 | 2016-04-07 | Composiciones para tratar y/o prevenir necrosis celular o tisular que seleccionan como diana específicamente catepsina C y/o CELA1 y/o CELA3A y/o enzimas estructuralmente relacionadas con las mismas |
Country Status (13)
| Country | Link |
|---|---|
| US (4) | US10968185B2 (es) |
| EP (2) | EP3280401B1 (es) |
| JP (4) | JP2018515597A (es) |
| KR (1) | KR20180002676A (es) |
| CN (2) | CN107690429B (es) |
| AU (2) | AU2016245434B2 (es) |
| CA (1) | CA2981732C (es) |
| DK (1) | DK3280401T3 (es) |
| ES (1) | ES2912276T3 (es) |
| HU (1) | HUE057044T2 (es) |
| IL (2) | IL289714A (es) |
| PL (1) | PL3280401T3 (es) |
| WO (1) | WO2016162870A1 (es) |
Families Citing this family (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN107690429B (zh) * | 2015-04-07 | 2022-02-25 | Ela制药有限公司 | 用于治疗和/或预防细胞或组织坏死的组合物,其特异性靶向组织蛋白酶c和/或cela1和/或cela3a和/或与其结构相关的酶 |
| WO2020001392A1 (en) * | 2018-06-30 | 2020-01-02 | National Institute Of Biological Sciences, Beijing | Cathepsin c inhibitors |
| EP4065167A4 (en) * | 2019-11-26 | 2024-03-27 | Children's Hospital Medical Center | CELA-1 INHIBITION FOR THE TREATMENT OF LUNG DISEASE |
| RU2747423C1 (ru) * | 2020-11-10 | 2021-05-04 | Ирина Павловна Аксененко | Способ лечения осложнений контурной пластики |
Family Cites Families (67)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| NL154600B (nl) | 1971-02-10 | 1977-09-15 | Organon Nv | Werkwijze voor het aantonen en bepalen van specifiek bindende eiwitten en hun corresponderende bindbare stoffen. |
| NL154598B (nl) | 1970-11-10 | 1977-09-15 | Organon Nv | Werkwijze voor het aantonen en bepalen van laagmoleculire verbindingen en van eiwitten die deze verbindingen specifiek kunnen binden, alsmede testverpakking. |
| NL154599B (nl) | 1970-12-28 | 1977-09-15 | Organon Nv | Werkwijze voor het aantonen en bepalen van specifiek bindende eiwitten en hun corresponderende bindbare stoffen, alsmede testverpakking. |
| US3901654A (en) | 1971-06-21 | 1975-08-26 | Biological Developments | Receptor assays of biologically active compounds employing biologically specific receptors |
| US3853987A (en) | 1971-09-01 | 1974-12-10 | W Dreyer | Immunological reagent and radioimmuno assay |
| US3867517A (en) | 1971-12-21 | 1975-02-18 | Abbott Lab | Direct radioimmunoassay for antigens and their antibodies |
| NL171930C (nl) | 1972-05-11 | 1983-06-01 | Akzo Nv | Werkwijze voor het aantonen en bepalen van haptenen, alsmede testverpakkingen. |
| US3850578A (en) | 1973-03-12 | 1974-11-26 | H Mcconnell | Process for assaying for biologically active molecules |
| DE2316377C3 (de) | 1973-04-02 | 1978-11-02 | Lentia Gmbh, Chem. U. Pharm. Erzeugnisse - Industriebedarf, 8000 Muenchen | Verfahren zur Herstellung von 2-Phenyl-amino-2-imidazolin-Derivaten und von deren Salzen |
| US3935074A (en) | 1973-12-17 | 1976-01-27 | Syva Company | Antibody steric hindrance immunoassay with two antibodies |
| US3996345A (en) | 1974-08-12 | 1976-12-07 | Syva Company | Fluorescence quenching with immunological pairs in immunoassays |
| US4034074A (en) | 1974-09-19 | 1977-07-05 | The Board Of Trustees Of Leland Stanford Junior University | Universal reagent 2-site immunoradiometric assay using labelled anti (IgG) |
| US3984533A (en) | 1975-11-13 | 1976-10-05 | General Electric Company | Electrophoretic method of detecting antigen-antibody reaction |
| US4036945A (en) | 1976-05-03 | 1977-07-19 | The Massachusetts General Hospital | Composition and method for determining the size and location of myocardial infarcts |
| US4098876A (en) | 1976-10-26 | 1978-07-04 | Corning Glass Works | Reverse sandwich immunoassay |
| US4331647A (en) | 1980-03-03 | 1982-05-25 | Goldenberg Milton David | Tumor localization and therapy with labeled antibody fragments specific to tumor-associated markers |
| US4879219A (en) | 1980-09-19 | 1989-11-07 | General Hospital Corporation | Immunoassay utilizing monoclonal high affinity IgM antibodies |
| US4816567A (en) | 1983-04-08 | 1989-03-28 | Genentech, Inc. | Recombinant immunoglobin preparations |
| US5011771A (en) | 1984-04-12 | 1991-04-30 | The General Hospital Corporation | Multiepitopic immunometric assay |
| DE3428342A1 (de) | 1984-08-01 | 1986-02-13 | Boehringer Ingelheim Vetmedica GmbH, 6507 Ingelheim | Futtermittelzusatz zur verbesserung des wachstums bei landwirtschaftlichen nutztieren |
| US4666828A (en) | 1984-08-15 | 1987-05-19 | The General Hospital Corporation | Test for Huntington's disease |
| US4683202A (en) | 1985-03-28 | 1987-07-28 | Cetus Corporation | Process for amplifying nucleic acid sequences |
| US4801531A (en) | 1985-04-17 | 1989-01-31 | Biotechnology Research Partners, Ltd. | Apo AI/CIII genomic polymorphisms predictive of atherosclerosis |
| US4946778A (en) | 1987-09-21 | 1990-08-07 | Genex Corporation | Single polypeptide chain binding molecules |
| GB8823869D0 (en) | 1988-10-12 | 1988-11-16 | Medical Res Council | Production of antibodies |
| US5272057A (en) | 1988-10-14 | 1993-12-21 | Georgetown University | Method of detecting a predisposition to cancer by the use of restriction fragment length polymorphism of the gene for human poly (ADP-ribose) polymerase |
| US5464764A (en) | 1989-08-22 | 1995-11-07 | University Of Utah Research Foundation | Positive-negative selection methods and vectors |
| US5192659A (en) | 1989-08-25 | 1993-03-09 | Genetype Ag | Intron sequence analysis method for detection of adjacent and remote locus alleles as haplotypes |
| AU8507191A (en) | 1990-08-29 | 1992-03-30 | Genpharm International, Inc. | Transgenic non-human animals capable of producing heterologous antibodies |
| US5661016A (en) | 1990-08-29 | 1997-08-26 | Genpharm International Inc. | Transgenic non-human animals capable of producing heterologous antibodies of various isotypes |
| US5545806A (en) | 1990-08-29 | 1996-08-13 | Genpharm International, Inc. | Ransgenic non-human animals for producing heterologous antibodies |
| US5625126A (en) | 1990-08-29 | 1997-04-29 | Genpharm International, Inc. | Transgenic non-human animals for producing heterologous antibodies |
| US5633425A (en) | 1990-08-29 | 1997-05-27 | Genpharm International, Inc. | Transgenic non-human animals capable of producing heterologous antibodies |
| US6933286B2 (en) | 1991-03-19 | 2005-08-23 | R. Martin Emanuele | Therapeutic delivery compositions and methods of use thereof |
| US20020123476A1 (en) | 1991-03-19 | 2002-09-05 | Emanuele R. Martin | Therapeutic delivery compositions and methods of use thereof |
| US6235887B1 (en) | 1991-11-26 | 2001-05-22 | Isis Pharmaceuticals, Inc. | Enhanced triple-helix and double-helix formation directed by oligonucleotides containing modified pyrimidines |
| US5281521A (en) | 1992-07-20 | 1994-01-25 | The Trustees Of The University Of Pennsylvania | Modified avidin-biotin technique |
| US5721138A (en) | 1992-12-15 | 1998-02-24 | Sandford University | Apolipoprotein(A) promoter and regulatory sequence constructs and methods of use |
| US5807718A (en) | 1994-12-02 | 1998-09-15 | The Scripps Research Institute | Enzymatic DNA molecules |
| DE19824470A1 (de) * | 1998-05-30 | 1999-12-02 | Boehringer Ingelheim Pharma | Neue Neurokininantagonisten, Verfahren zu ihrer Herstellung und diese Verbindungen enthaltende pharmazeutische Zusammensetzungen |
| CA2328457A1 (en) | 1998-06-20 | 1999-12-29 | Washington University | Membrane-permeant peptide complexes for medical imaging, diagnostics, and pharmaceutical therapy |
| GB0001309D0 (en) | 2000-01-20 | 2000-03-08 | Nestle Sa | Valve arrangement |
| HUP0303074A3 (en) | 2000-09-27 | 2007-08-28 | Ajinomoto Kk | Benzodiazepine derivatives and pharmaceutical compositions them |
| WO2002094264A1 (en) * | 2001-05-23 | 2002-11-28 | Tularik Inc. | Ccr4 antagonists |
| IL148924A (en) * | 2002-03-26 | 2015-06-30 | Mor Research Applic Ltd | Use of substances that inhibit intracellular elastase activity in the preparation of a drug for the treatment and / or prevention of necrosis of cells and related diseases |
| EP1628666B1 (en) * | 2003-05-14 | 2015-09-23 | NeuroGenetic Pharmaceuticals, Inc. | Compouds and uses thereof in modulating amyloid beta |
| US10517883B2 (en) | 2003-06-27 | 2019-12-31 | Zuli Holdings Ltd. | Method of treating acute myocardial infarction |
| MXPA06000185A (es) * | 2003-07-02 | 2006-04-11 | Hoffmann La Roche | Derivados de quinazolinas 5-sustituidas. |
| WO2005097103A2 (en) * | 2004-04-01 | 2005-10-20 | Axys Pharmaceuticals, Inc. | Diabetes and metabolic syndrome therapy utilizing cathepsin b inhibitors |
| EP1637529A1 (en) * | 2004-09-20 | 2006-03-22 | 4Sc Ag | Novel piperidin-4-yl-thiazole-carboxamide analogues as inhibitors of T-cell proliferation and uses thereof |
| US20100267717A1 (en) * | 2005-07-29 | 2010-10-21 | 4Sc Ag | Novel Heterocyclic NF-kB Inhibitors |
| SG159561A1 (en) * | 2005-05-09 | 2010-03-30 | Achillion Pharmaceuticals Inc | Thiazole compounds and methods of use |
| EP1945635B1 (en) * | 2005-08-18 | 2009-05-06 | F.Hoffmann-La Roche Ag | Thiazolyl piperidine derivatives useful as h3 receptor modulators |
| ES2378704T3 (es) * | 2006-01-27 | 2012-04-17 | Array Biopharma, Inc. | Activadores de la glucocinasa |
| WO2008128996A1 (en) * | 2007-04-23 | 2008-10-30 | Janssen Pharmaceutica N.V. | Thia(dia)zoles as fast dissociating dopamine 2 receptor antagonists |
| JP5323834B2 (ja) * | 2007-08-17 | 2013-10-23 | エルジー・ライフ・サイエンシーズ・リミテッド | 細胞壊死阻害剤としてのインドール化合物 |
| EA201000561A1 (ru) * | 2007-10-09 | 2010-10-29 | Мерк Патент Гмбх | Производные пиридина, пригодные в качестве активаторов глюкокиназы |
| RU2461551C2 (ru) | 2007-10-24 | 2012-09-20 | Астеллас Фарма Инк. | Азолкарбоксамидное соединение или его фармацевтически приемлемая соль |
| EP2515908A2 (en) * | 2009-12-22 | 2012-10-31 | Merck Sharp & Dohme Corp. | 1,4-substituted piperazine derivatives and methods of use thereof |
| EP3138838A1 (en) * | 2010-01-29 | 2017-03-08 | Dana-Farber Cancer Institute, Inc. | Small molecules for the modulation of mcl-1 and methods of modulating cell death, cell division, cell differentiation and methods of treating disorders |
| WO2012037351A1 (en) * | 2010-09-17 | 2012-03-22 | Glaxosmithkline Llc | Compounds |
| WO2012130299A1 (en) * | 2011-03-30 | 2012-10-04 | Prozymex A/S | Peptidase inhibitors |
| WO2014116684A1 (en) * | 2013-01-22 | 2014-07-31 | Edward Roberts | Non-peptidic neuropeptide y receptor modulators |
| WO2014140091A1 (en) | 2013-03-14 | 2014-09-18 | Boehringer Ingelheim International Gmbh | Substituted 2-aza-bicyclo[2.2.2]octane-3-carboxylic acid (benzyl-cyano-methyl)-amides inhibitors of cathepsin c |
| DK3044214T3 (da) | 2013-09-09 | 2017-11-13 | Prozymex As | Peptidylnitrilforbindelser som dipeptidylpeptidase-I-inhibitorer |
| EP3242875B1 (en) * | 2015-01-09 | 2022-02-23 | Genentech, Inc. | 4,5-dihydroimidazole derivatives and their use as histone demethylase (kdm2b) inhibitors |
| CN107690429B (zh) * | 2015-04-07 | 2022-02-25 | Ela制药有限公司 | 用于治疗和/或预防细胞或组织坏死的组合物,其特异性靶向组织蛋白酶c和/或cela1和/或cela3a和/或与其结构相关的酶 |
-
2016
- 2016-04-07 CN CN201680033032.9A patent/CN107690429B/zh active Active
- 2016-04-07 WO PCT/IL2016/050371 patent/WO2016162870A1/en not_active Ceased
- 2016-04-07 EP EP16721510.2A patent/EP3280401B1/en active Active
- 2016-04-07 AU AU2016245434A patent/AU2016245434B2/en active Active
- 2016-04-07 US US15/564,836 patent/US10968185B2/en active Active
- 2016-04-07 CN CN202210118071.6A patent/CN114716390A/zh active Pending
- 2016-04-07 IL IL289714A patent/IL289714A/en unknown
- 2016-04-07 HU HUE16721510A patent/HUE057044T2/hu unknown
- 2016-04-07 JP JP2018503839A patent/JP2018515597A/ja active Pending
- 2016-04-07 EP EP21192717.3A patent/EP4005569A3/en active Pending
- 2016-04-07 ES ES16721510T patent/ES2912276T3/es active Active
- 2016-04-07 KR KR1020177032238A patent/KR20180002676A/ko not_active Ceased
- 2016-04-07 PL PL16721510T patent/PL3280401T3/pl unknown
- 2016-04-07 CA CA2981732A patent/CA2981732C/en active Active
- 2016-04-07 DK DK16721510.2T patent/DK3280401T3/da active
-
2017
- 2017-10-03 IL IL254899A patent/IL254899B/en unknown
-
2020
- 2020-07-07 JP JP2020117333A patent/JP2020183405A/ja active Pending
-
2021
- 2021-01-29 AU AU2021200570A patent/AU2021200570B2/en active Active
- 2021-03-15 US US17/201,201 patent/US11945787B2/en active Active
-
2022
- 2022-05-31 JP JP2022089117A patent/JP2022130388A/ja active Pending
-
2024
- 2024-01-16 US US18/414,456 patent/US20240294480A1/en not_active Abandoned
- 2024-05-22 JP JP2024083235A patent/JP7736856B2/ja active Active
-
2025
- 2025-04-17 US US19/181,437 patent/US20250282740A1/en active Pending
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US20250282740A1 (en) | Compositions for treating and/or preventing cell or tissue necrosis specifically targeting cathepsin c and/or cela1 and/or cela3a and/or structurally related enzymes thereto | |
| ES2621944T3 (es) | Medicamento para la regeneración hepática y para el tratamiento de insuficiencia hepática | |
| JP2021138712A (ja) | 老化細胞を殺し、老化関連疾患および障害を処置するための方法と組成物 | |
| US9815849B2 (en) | Compositions and methods for treating leukemia | |
| JP7109919B2 (ja) | Usp7阻害剤化合物及び使用方法 | |
| CA2584493A1 (en) | Kinase inhibitors for treating cancers | |
| JP2010539098A (ja) | 癌治療のための新規の組成物および方法 | |
| US20120294956A1 (en) | Inhibition of dynamin related protein 1 to promote cell death | |
| BR112012033425A2 (pt) | pirazoloquinolinas | |
| CN118159534A (zh) | 抑制PI3K同工型α的化合物和用于治疗癌症的方法 | |
| Xie et al. | Flubendazole elicits antitumor effects by inhibiting STAT3 and activating autophagy in non-small cell lung cancer | |
| JP2023507816A (ja) | がんを治療するための方法及び組成物 | |
| WO2019110139A1 (en) | New compounds for use as a therapeutically active substance and in particular for use in the treatment of tumors | |
| US20150190379A1 (en) | BAX-Activating Cancer Therapeutics | |
| KR102053933B1 (ko) | Trap1 저해제로서 유용한 화합물 및 이를 포함하는 항암용 조성물 | |
| US9422275B2 (en) | Small molecule modifiers of the HEC1-NEK2 interaction in G2/M | |
| ES2363975B2 (es) | Uso de la yesotoxina. an�?logos y derivados para el tratamiento y/o la prevención de enfermedades neurodegenerativas relacionadas con tau y beta-amiloide. | |
| BR112020008325A2 (pt) | terapias de combinação com o inibidor de ezh2 | |
| US20250179122A1 (en) | Telomerase Reverse Transcriptase (TERT) Expression Enhancing Compounds and Methods for Using the Same |