ES2918698T3 - Proceso para la preparación de derivados del ácido biliar de las sulfonilureas - Google Patents
Proceso para la preparación de derivados del ácido biliar de las sulfonilureas Download PDFInfo
- Publication number
- ES2918698T3 ES2918698T3 ES17877352T ES17877352T ES2918698T3 ES 2918698 T3 ES2918698 T3 ES 2918698T3 ES 17877352 T ES17877352 T ES 17877352T ES 17877352 T ES17877352 T ES 17877352T ES 2918698 T3 ES2918698 T3 ES 2918698T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- substituted
- unsubstituted
- formula
- produce
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 238000000034 method Methods 0.000 title claims description 81
- 230000008569 process Effects 0.000 title claims description 46
- 238000002360 preparation method Methods 0.000 title description 16
- HSINOMROUCMIEA-FGVHQWLLSA-N (2s,4r)-4-[(3r,5s,6r,7r,8s,9s,10s,13r,14s,17r)-6-ethyl-3,7-dihydroxy-10,13-dimethyl-2,3,4,5,6,7,8,9,11,12,14,15,16,17-tetradecahydro-1h-cyclopenta[a]phenanthren-17-yl]-2-methylpentanoic acid Chemical class C([C@@]12C)C[C@@H](O)C[C@H]1[C@@H](CC)[C@@H](O)[C@@H]1[C@@H]2CC[C@]2(C)[C@@H]([C@H](C)C[C@H](C)C(O)=O)CC[C@H]21 HSINOMROUCMIEA-FGVHQWLLSA-N 0.000 title description 12
- 229940100389 Sulfonylurea Drugs 0.000 title description 3
- 150000001875 compounds Chemical class 0.000 claims description 278
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 claims description 141
- 238000006243 chemical reaction Methods 0.000 claims description 61
- 239000000203 mixture Substances 0.000 claims description 46
- 150000003839 salts Chemical class 0.000 claims description 26
- 239000007787 solid Substances 0.000 claims description 25
- 239000002253 acid Substances 0.000 claims description 24
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims description 24
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical group [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 claims description 21
- 239000003153 chemical reaction reagent Substances 0.000 claims description 21
- 239000003586 protic polar solvent Substances 0.000 claims description 21
- 125000003118 aryl group Chemical group 0.000 claims description 20
- 229940126214 compound 3 Drugs 0.000 claims description 20
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 claims description 20
- 238000004519 manufacturing process Methods 0.000 claims description 20
- 125000001072 heteroaryl group Chemical group 0.000 claims description 17
- 125000000217 alkyl group Chemical group 0.000 claims description 16
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 16
- 229940125782 compound 2 Drugs 0.000 claims description 15
- 229940125898 compound 5 Drugs 0.000 claims description 15
- 125000004435 hydrogen atom Chemical class [H]* 0.000 claims description 15
- 229910052739 hydrogen Inorganic materials 0.000 claims description 14
- 239000001257 hydrogen Substances 0.000 claims description 14
- 125000000623 heterocyclic group Chemical group 0.000 claims description 11
- IKHGUXGNUITLKF-UHFFFAOYSA-N Acetaldehyde Chemical compound CC=O IKHGUXGNUITLKF-UHFFFAOYSA-N 0.000 claims description 10
- 125000003710 aryl alkyl group Chemical group 0.000 claims description 10
- 125000004446 heteroarylalkyl group Chemical group 0.000 claims description 10
- 229910052757 nitrogen Inorganic materials 0.000 claims description 9
- 125000006552 (C3-C8) cycloalkyl group Chemical group 0.000 claims description 8
- 239000003795 chemical substances by application Substances 0.000 claims description 8
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 8
- 125000000592 heterocycloalkyl group Chemical group 0.000 claims description 8
- FTVLMFQEYACZNP-UHFFFAOYSA-N trimethylsilyl trifluoromethanesulfonate Chemical group C[Si](C)(C)OS(=O)(=O)C(F)(F)F FTVLMFQEYACZNP-UHFFFAOYSA-N 0.000 claims description 8
- 125000004648 C2-C8 alkenyl group Chemical group 0.000 claims description 7
- 125000004649 C2-C8 alkynyl group Chemical group 0.000 claims description 7
- 239000012279 sodium borohydride Substances 0.000 claims description 7
- 229910000033 sodium borohydride Inorganic materials 0.000 claims description 7
- SORGEQQSQGNZFI-UHFFFAOYSA-N [azido(phenoxy)phosphoryl]oxybenzene Chemical group C=1C=CC=CC=1OP(=O)(N=[N+]=[N-])OC1=CC=CC=C1 SORGEQQSQGNZFI-UHFFFAOYSA-N 0.000 claims description 5
- 125000003808 silyl group Chemical group [H][Si]([H])([H])[*] 0.000 claims description 5
- 239000002841 Lewis acid Substances 0.000 claims description 4
- 150000001540 azides Chemical class 0.000 claims description 4
- 239000003638 chemical reducing agent Substances 0.000 claims description 4
- 150000007517 lewis acids Chemical class 0.000 claims description 4
- 125000004433 nitrogen atom Chemical group N* 0.000 claims description 4
- 229940124530 sulfonamide Drugs 0.000 claims description 4
- 150000003456 sulfonamides Chemical class 0.000 claims description 4
- BCNZYOJHNLTNEZ-UHFFFAOYSA-N tert-butyldimethylsilyl chloride Chemical group CC(C)(C)[Si](C)(C)Cl BCNZYOJHNLTNEZ-UHFFFAOYSA-N 0.000 claims description 4
- DXOCDBGWDZAYRQ-UHFFFAOYSA-N (3alpha,5beta)-3-Hydroxy-7-oxocholan-24 -oic acid Natural products C1CC(O)CC2CC(=O)C3C4CCC(C(CCC(O)=O)C)C4(C)CCC3C21C DXOCDBGWDZAYRQ-UHFFFAOYSA-N 0.000 claims description 3
- DXOCDBGWDZAYRQ-AURDAFMXSA-N 7-oxolithocholic acid Chemical compound C1C[C@@H](O)C[C@H]2CC(=O)[C@H]3[C@@H]4CC[C@H]([C@@H](CCC(O)=O)C)[C@@]4(C)CC[C@@H]3[C@]21C DXOCDBGWDZAYRQ-AURDAFMXSA-N 0.000 claims description 3
- YTAHJIFKAKIKAV-XNMGPUDCSA-N [(1R)-3-morpholin-4-yl-1-phenylpropyl] N-[(3S)-2-oxo-5-phenyl-1,3-dihydro-1,4-benzodiazepin-3-yl]carbamate Chemical compound O=C1[C@H](N=C(C2=C(N1)C=CC=C2)C1=CC=CC=C1)NC(O[C@H](CCN1CCOCC1)C1=CC=CC=C1)=O YTAHJIFKAKIKAV-XNMGPUDCSA-N 0.000 claims 2
- GNFTZDOKVXKIBK-UHFFFAOYSA-N 3-(2-methoxyethoxy)benzohydrazide Chemical compound COCCOC1=CC=CC(C(=O)NN)=C1 GNFTZDOKVXKIBK-UHFFFAOYSA-N 0.000 claims 1
- 238000006884 silylation reaction Methods 0.000 claims 1
- -1 Small molecule compounds Chemical class 0.000 description 99
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 77
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 53
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 51
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 51
- 239000000243 solution Substances 0.000 description 46
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 44
- 239000002904 solvent Substances 0.000 description 39
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 36
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 36
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 31
- GHYOCDFICYLMRF-UTIIJYGPSA-N (2S,3R)-N-[(2S)-3-(cyclopenten-1-yl)-1-[(2R)-2-methyloxiran-2-yl]-1-oxopropan-2-yl]-3-hydroxy-3-(4-methoxyphenyl)-2-[[(2S)-2-[(2-morpholin-4-ylacetyl)amino]propanoyl]amino]propanamide Chemical compound C1(=CCCC1)C[C@@H](C(=O)[C@@]1(OC1)C)NC([C@H]([C@@H](C1=CC=C(C=C1)OC)O)NC([C@H](C)NC(CN1CCOCC1)=O)=O)=O GHYOCDFICYLMRF-UTIIJYGPSA-N 0.000 description 30
- 229940125797 compound 12 Drugs 0.000 description 30
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 26
- 102100025353 G-protein coupled bile acid receptor 1 Human genes 0.000 description 21
- 101000857733 Homo sapiens G-protein coupled bile acid receptor 1 Proteins 0.000 description 21
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 21
- 238000004128 high performance liquid chromatography Methods 0.000 description 21
- 239000000543 intermediate Substances 0.000 description 21
- 230000015572 biosynthetic process Effects 0.000 description 20
- IGRCWJPBLWGNPX-UHFFFAOYSA-N 3-(2-chlorophenyl)-n-(4-chlorophenyl)-n,5-dimethyl-1,2-oxazole-4-carboxamide Chemical compound C=1C=C(Cl)C=CC=1N(C)C(=O)C1=C(C)ON=C1C1=CC=CC=C1Cl IGRCWJPBLWGNPX-UHFFFAOYSA-N 0.000 description 19
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 18
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 18
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 18
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 17
- 239000011541 reaction mixture Substances 0.000 description 17
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 15
- WVDDGKGOMKODPV-UHFFFAOYSA-N Benzyl alcohol Chemical compound OCC1=CC=CC=C1 WVDDGKGOMKODPV-UHFFFAOYSA-N 0.000 description 14
- 235000019439 ethyl acetate Nutrition 0.000 description 14
- 238000003786 synthesis reaction Methods 0.000 description 14
- 239000000010 aprotic solvent Substances 0.000 description 13
- 239000012043 crude product Substances 0.000 description 13
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 13
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 12
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 12
- 150000001413 amino acids Chemical class 0.000 description 12
- RJBYUAKELZWILW-UHFFFAOYSA-N phenyl N-(4-tert-butylphenyl)sulfonylcarbamate Chemical compound C(C)(C)(C)C1=CC=C(C=C1)S(=O)(=O)NC(OC1=CC=CC=C1)=O RJBYUAKELZWILW-UHFFFAOYSA-N 0.000 description 12
- 125000006239 protecting group Chemical group 0.000 description 12
- 201000010099 disease Diseases 0.000 description 11
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 11
- 239000000047 product Substances 0.000 description 11
- 125000001424 substituent group Chemical group 0.000 description 11
- 102100038495 Bile acid receptor Human genes 0.000 description 10
- 101000603876 Homo sapiens Bile acid receptor Proteins 0.000 description 10
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 10
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 10
- 229940024606 amino acid Drugs 0.000 description 10
- 235000001014 amino acid Nutrition 0.000 description 10
- 125000004429 atom Chemical group 0.000 description 10
- 239000002585 base Substances 0.000 description 10
- 238000002425 crystallisation Methods 0.000 description 10
- 230000008025 crystallization Effects 0.000 description 10
- 239000012044 organic layer Substances 0.000 description 10
- 238000000746 purification Methods 0.000 description 10
- 239000012453 solvate Substances 0.000 description 10
- 239000003613 bile acid Substances 0.000 description 9
- 125000004432 carbon atom Chemical group C* 0.000 description 9
- 150000007530 organic bases Chemical class 0.000 description 9
- 238000003756 stirring Methods 0.000 description 9
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 8
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 8
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 8
- 150000003862 amino acid derivatives Chemical class 0.000 description 8
- 125000000392 cycloalkenyl group Chemical group 0.000 description 8
- 125000000524 functional group Chemical group 0.000 description 8
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 8
- JMMWKPVZQRWMSS-UHFFFAOYSA-N isopropanol acetate Natural products CC(C)OC(C)=O JMMWKPVZQRWMSS-UHFFFAOYSA-N 0.000 description 8
- 238000001953 recrystallisation Methods 0.000 description 8
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 8
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 7
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 7
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 7
- 125000001931 aliphatic group Chemical group 0.000 description 7
- 125000003342 alkenyl group Chemical group 0.000 description 7
- 239000012267 brine Substances 0.000 description 7
- 239000012948 isocyanate Substances 0.000 description 7
- 150000002513 isocyanates Chemical class 0.000 description 7
- 125000002950 monocyclic group Chemical group 0.000 description 7
- 229910052938 sodium sulfate Inorganic materials 0.000 description 7
- 235000011152 sodium sulphate Nutrition 0.000 description 7
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 7
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 7
- GQHTUMJGOHRCHB-UHFFFAOYSA-N 2,3,4,6,7,8,9,10-octahydropyrimido[1,2-a]azepine Chemical compound C1CCCCN2CCCN=C21 GQHTUMJGOHRCHB-UHFFFAOYSA-N 0.000 description 6
- 241000282414 Homo sapiens Species 0.000 description 6
- 239000007832 Na2SO4 Substances 0.000 description 6
- 125000000304 alkynyl group Chemical group 0.000 description 6
- 239000003054 catalyst Substances 0.000 description 6
- 238000001914 filtration Methods 0.000 description 6
- 150000002430 hydrocarbons Chemical group 0.000 description 6
- ZCSHNCUQKCANBX-UHFFFAOYSA-N lithium diisopropylamide Chemical compound [Li+].CC(C)[N-]C(C)C ZCSHNCUQKCANBX-UHFFFAOYSA-N 0.000 description 6
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 6
- 238000000425 proton nuclear magnetic resonance spectrum Methods 0.000 description 6
- 125000003003 spiro group Chemical group 0.000 description 6
- 238000006467 substitution reaction Methods 0.000 description 6
- 239000000725 suspension Substances 0.000 description 6
- ILMRJRBKQSSXGY-UHFFFAOYSA-N tert-butyl(dimethyl)silicon Chemical compound C[Si](C)C(C)(C)C ILMRJRBKQSSXGY-UHFFFAOYSA-N 0.000 description 6
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 5
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 5
- 125000003545 alkoxy group Chemical group 0.000 description 5
- 125000002619 bicyclic group Chemical group 0.000 description 5
- 239000011203 carbon fibre reinforced carbon Substances 0.000 description 5
- 239000007810 chemical reaction solvent Substances 0.000 description 5
- 229940125904 compound 1 Drugs 0.000 description 5
- 238000000105 evaporative light scattering detection Methods 0.000 description 5
- 239000003960 organic solvent Substances 0.000 description 5
- 238000000634 powder X-ray diffraction Methods 0.000 description 5
- 235000017557 sodium bicarbonate Nutrition 0.000 description 5
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 5
- 125000000025 triisopropylsilyl group Chemical group C(C)(C)[Si](C(C)C)(C(C)C)* 0.000 description 5
- WSLDOOZREJYCGB-UHFFFAOYSA-N 1,2-Dichloroethane Chemical compound ClCCCl WSLDOOZREJYCGB-UHFFFAOYSA-N 0.000 description 4
- HSJKGGMUJITCBW-UHFFFAOYSA-N 3-hydroxybutanal Chemical compound CC(O)CC=O HSJKGGMUJITCBW-UHFFFAOYSA-N 0.000 description 4
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 4
- QOSSAOTZNIDXMA-UHFFFAOYSA-N Dicylcohexylcarbodiimide Chemical compound C1CCCCC1N=C=NC1CCCCC1 QOSSAOTZNIDXMA-UHFFFAOYSA-N 0.000 description 4
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 4
- JOCBASBOOFNAJA-UHFFFAOYSA-N N-tris(hydroxymethyl)methyl-2-aminoethanesulfonic acid Chemical compound OCC(CO)(CO)NCCS(O)(=O)=O JOCBASBOOFNAJA-UHFFFAOYSA-N 0.000 description 4
- 241000700159 Rattus Species 0.000 description 4
- 230000003213 activating effect Effects 0.000 description 4
- 150000001336 alkenes Chemical class 0.000 description 4
- 125000002947 alkylene group Chemical group 0.000 description 4
- 235000019445 benzyl alcohol Nutrition 0.000 description 4
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 4
- 210000004027 cell Anatomy 0.000 description 4
- 239000000460 chlorine Substances 0.000 description 4
- 229910052801 chlorine Inorganic materials 0.000 description 4
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 4
- 150000002148 esters Chemical class 0.000 description 4
- 239000000706 filtrate Substances 0.000 description 4
- 150000003840 hydrochlorides Chemical class 0.000 description 4
- 229940011051 isopropyl acetate Drugs 0.000 description 4
- GWYFCOCPABKNJV-UHFFFAOYSA-N isovaleric acid Chemical compound CC(C)CC(O)=O GWYFCOCPABKNJV-UHFFFAOYSA-N 0.000 description 4
- 210000004185 liver Anatomy 0.000 description 4
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 4
- 208000008338 non-alcoholic fatty liver disease Diseases 0.000 description 4
- JRZJOMJEPLMPRA-UHFFFAOYSA-N olefin Natural products CCCCCCCC=C JRZJOMJEPLMPRA-UHFFFAOYSA-N 0.000 description 4
- 229910052760 oxygen Inorganic materials 0.000 description 4
- 108090000623 proteins and genes Proteins 0.000 description 4
- 125000006413 ring segment Chemical group 0.000 description 4
- 239000012265 solid product Substances 0.000 description 4
- 239000000126 substance Substances 0.000 description 4
- FPGGTKZVZWFYPV-UHFFFAOYSA-M tetrabutylammonium fluoride Chemical compound [F-].CCCC[N+](CCCC)(CCCC)CCCC FPGGTKZVZWFYPV-UHFFFAOYSA-M 0.000 description 4
- 125000006168 tricyclic group Chemical group 0.000 description 4
- RUDATBOHQWOJDD-UHFFFAOYSA-N (3beta,5beta,7alpha)-3,7-Dihydroxycholan-24-oic acid Natural products OC1CC2CC(O)CCC2(C)C2C1C1CCC(C(CCC(O)=O)C)C1(C)CC2 RUDATBOHQWOJDD-UHFFFAOYSA-N 0.000 description 3
- OZAIFHULBGXAKX-UHFFFAOYSA-N 2-(2-cyanopropan-2-yldiazenyl)-2-methylpropanenitrile Chemical compound N#CC(C)(C)N=NC(C)(C)C#N OZAIFHULBGXAKX-UHFFFAOYSA-N 0.000 description 3
- YZCKVEUIGOORGS-OUBTZVSYSA-N Deuterium Chemical compound [2H] YZCKVEUIGOORGS-OUBTZVSYSA-N 0.000 description 3
- XTHFKEDIFFGKHM-UHFFFAOYSA-N Dimethoxyethane Chemical compound COCCOC XTHFKEDIFFGKHM-UHFFFAOYSA-N 0.000 description 3
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 3
- OFOBLEOULBTSOW-UHFFFAOYSA-N Propanedioic acid Natural products OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 3
- 125000003277 amino group Chemical group 0.000 description 3
- 239000007864 aqueous solution Substances 0.000 description 3
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 3
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 3
- 125000005841 biaryl group Chemical group 0.000 description 3
- 229910052794 bromium Inorganic materials 0.000 description 3
- 239000006227 byproduct Substances 0.000 description 3
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 3
- 229960001091 chenodeoxycholic acid Drugs 0.000 description 3
- IJOOHPMOJXWVHK-UHFFFAOYSA-N chlorotrimethylsilane Chemical group C[Si](C)(C)Cl IJOOHPMOJXWVHK-UHFFFAOYSA-N 0.000 description 3
- 238000004440 column chromatography Methods 0.000 description 3
- 125000004122 cyclic group Chemical group 0.000 description 3
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 3
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 3
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 3
- 229910052805 deuterium Inorganic materials 0.000 description 3
- 230000008030 elimination Effects 0.000 description 3
- 238000003379 elimination reaction Methods 0.000 description 3
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 3
- 239000012065 filter cake Substances 0.000 description 3
- 230000014509 gene expression Effects 0.000 description 3
- 150000004677 hydrates Chemical class 0.000 description 3
- 238000011065 in-situ storage Methods 0.000 description 3
- 238000002955 isolation Methods 0.000 description 3
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 3
- 150000002576 ketones Chemical class 0.000 description 3
- YNESATAKKCNGOF-UHFFFAOYSA-N lithium bis(trimethylsilyl)amide Chemical compound [Li+].C[Si](C)(C)[N-][Si](C)(C)C YNESATAKKCNGOF-UHFFFAOYSA-N 0.000 description 3
- 102000006240 membrane receptors Human genes 0.000 description 3
- 125000004184 methoxymethyl group Chemical group [H]C([H])([H])OC([H])([H])* 0.000 description 3
- GQNZGCARKRHPOH-RQIKCTSVSA-N miocamycin Chemical compound C1[C@](OC(C)=O)(C)[C@@H](OC(=O)CC)[C@H](C)O[C@H]1O[C@H]1[C@H](N(C)C)[C@@H](O)[C@H](O[C@@H]2[C@H]([C@H](OC(=O)CC)CC(=O)O[C@H](C)C/C=C/C=C/[C@H](OC(C)=O)[C@H](C)C[C@@H]2CC=O)OC)O[C@@H]1C GQNZGCARKRHPOH-RQIKCTSVSA-N 0.000 description 3
- MZRVEZGGRBJDDB-UHFFFAOYSA-N n-Butyllithium Substances [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 3
- 125000002971 oxazolyl group Chemical group 0.000 description 3
- 102000005962 receptors Human genes 0.000 description 3
- 108020003175 receptors Proteins 0.000 description 3
- 230000002829 reductive effect Effects 0.000 description 3
- WRIKHQLVHPKCJU-UHFFFAOYSA-N sodium bis(trimethylsilyl)amide Chemical compound C[Si](C)(C)N([Na])[Si](C)(C)C WRIKHQLVHPKCJU-UHFFFAOYSA-N 0.000 description 3
- LMBFAGIMSUYTBN-MPZNNTNKSA-N teixobactin Chemical compound C([C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H](CCC(N)=O)C(=O)N[C@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H]1C(N[C@@H](C)C(=O)N[C@@H](C[C@@H]2NC(=N)NC2)C(=O)N[C@H](C(=O)O[C@H]1C)[C@@H](C)CC)=O)NC)C1=CC=CC=C1 LMBFAGIMSUYTBN-MPZNNTNKSA-N 0.000 description 3
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 3
- 125000000037 tert-butyldiphenylsilyl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1[Si]([H])([*]C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 3
- NHGXDBSUJJNIRV-UHFFFAOYSA-M tetrabutylammonium chloride Chemical compound [Cl-].CCCC[N+](CCCC)(CCCC)CCCC NHGXDBSUJJNIRV-UHFFFAOYSA-M 0.000 description 3
- 238000002411 thermogravimetry Methods 0.000 description 3
- 238000004809 thin layer chromatography Methods 0.000 description 3
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 3
- DTQVDTLACAAQTR-UHFFFAOYSA-N trifluoroacetic acid Substances OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 3
- 125000000026 trimethylsilyl group Chemical group [H]C([H])([H])[Si]([*])(C([H])([H])[H])C([H])([H])[H] 0.000 description 3
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 2
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 2
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 2
- 239000004342 Benzoyl peroxide Substances 0.000 description 2
- 208000008439 Biliary Liver Cirrhosis Diseases 0.000 description 2
- 208000033222 Biliary cirrhosis primary Diseases 0.000 description 2
- 241000283690 Bos taurus Species 0.000 description 2
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 2
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 2
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 2
- 206010008635 Cholestasis Diseases 0.000 description 2
- 102000004127 Cytokines Human genes 0.000 description 2
- 108090000695 Cytokines Proteins 0.000 description 2
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 2
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 2
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 2
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 2
- KWYHDKDOAIKMQN-UHFFFAOYSA-N N,N,N',N'-tetramethylethylenediamine Chemical compound CN(C)CCN(C)C KWYHDKDOAIKMQN-UHFFFAOYSA-N 0.000 description 2
- LRHPLDYGYMQRHN-UHFFFAOYSA-N N-Butanol Chemical compound CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 2
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 2
- LFTLOKWAGJYHHR-UHFFFAOYSA-N N-methylmorpholine N-oxide Chemical compound CN1(=O)CCOCC1 LFTLOKWAGJYHHR-UHFFFAOYSA-N 0.000 description 2
- 229910002651 NO3 Inorganic materials 0.000 description 2
- 101100030361 Neurospora crassa (strain ATCC 24698 / 74-OR23-1A / CBS 708.71 / DSM 1257 / FGSC 987) pph-3 gene Proteins 0.000 description 2
- NHNBFGGVMKEFGY-UHFFFAOYSA-N Nitrate Chemical compound [O-][N+]([O-])=O NHNBFGGVMKEFGY-UHFFFAOYSA-N 0.000 description 2
- 208000008589 Obesity Diseases 0.000 description 2
- 229910019142 PO4 Inorganic materials 0.000 description 2
- 208000012347 Parenteral nutrition associated liver disease Diseases 0.000 description 2
- 208000033147 Parenteral nutrition-associated cholestasis Diseases 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- 208000012654 Primary biliary cholangitis Diseases 0.000 description 2
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 2
- 102100036325 Sterol 26-hydroxylase, mitochondrial Human genes 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 2
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- DHXVGJBLRPWPCS-UHFFFAOYSA-N Tetrahydropyran Chemical compound C1CCOCC1 DHXVGJBLRPWPCS-UHFFFAOYSA-N 0.000 description 2
- 150000007513 acids Chemical class 0.000 description 2
- 230000004913 activation Effects 0.000 description 2
- 125000002723 alicyclic group Chemical group 0.000 description 2
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 2
- 125000004450 alkenylene group Chemical group 0.000 description 2
- 125000004419 alkynylene group Chemical group 0.000 description 2
- 229940009098 aspartate Drugs 0.000 description 2
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 2
- 230000008901 benefit Effects 0.000 description 2
- 235000019400 benzoyl peroxide Nutrition 0.000 description 2
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 2
- 239000011575 calcium Substances 0.000 description 2
- 229910052799 carbon Inorganic materials 0.000 description 2
- 238000009903 catalytic hydrogenation reaction Methods 0.000 description 2
- 208000001088 cerebrotendinous xanthomatosis Diseases 0.000 description 2
- RUDATBOHQWOJDD-BSWAIDMHSA-N chenodeoxycholic acid Chemical compound C([C@H]1C[C@H]2O)[C@H](O)CC[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H]([C@@H](CCC(O)=O)C)[C@@]2(C)CC1 RUDATBOHQWOJDD-BSWAIDMHSA-N 0.000 description 2
- 230000007870 cholestasis Effects 0.000 description 2
- 231100000359 cholestasis Toxicity 0.000 description 2
- HVYWMOMLDIMFJA-DPAQBDIFSA-N cholesterol Chemical compound C1C=C2C[C@@H](O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@H]([C@H](C)CCCC(C)C)[C@@]1(C)CC2 HVYWMOMLDIMFJA-DPAQBDIFSA-N 0.000 description 2
- 238000001816 cooling Methods 0.000 description 2
- 125000001047 cyclobutenyl group Chemical group C1(=CCC1)* 0.000 description 2
- 125000001162 cycloheptenyl group Chemical group C1(=CCCCCC1)* 0.000 description 2
- 125000000596 cyclohexenyl group Chemical group C1(=CCCCC1)* 0.000 description 2
- 125000000522 cyclooctenyl group Chemical group C1(=CCCCCCC1)* 0.000 description 2
- 125000000640 cyclooctyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C([H])([H])C1([H])[H] 0.000 description 2
- 125000002433 cyclopentenyl group Chemical group C1(=CCCC1)* 0.000 description 2
- 125000000298 cyclopropenyl group Chemical group [H]C1=C([H])C1([H])* 0.000 description 2
- 230000007423 decrease Effects 0.000 description 2
- 238000010511 deprotection reaction Methods 0.000 description 2
- NKLCNNUWBJBICK-UHFFFAOYSA-N dess–martin periodinane Chemical compound C1=CC=C2I(OC(=O)C)(OC(C)=O)(OC(C)=O)OC(=O)C2=C1 NKLCNNUWBJBICK-UHFFFAOYSA-N 0.000 description 2
- 238000011161 development Methods 0.000 description 2
- 230000018109 developmental process Effects 0.000 description 2
- 125000005131 dialkylammonium group Chemical group 0.000 description 2
- ZUOUZKKEUPVFJK-UHFFFAOYSA-N diphenyl Chemical compound C1=CC=CC=C1C1=CC=CC=C1 ZUOUZKKEUPVFJK-UHFFFAOYSA-N 0.000 description 2
- MOTZDAYCYVMXPC-UHFFFAOYSA-N dodecyl hydrogen sulfate Chemical compound CCCCCCCCCCCCOS(O)(=O)=O MOTZDAYCYVMXPC-UHFFFAOYSA-N 0.000 description 2
- 229940043264 dodecyl sulfate Drugs 0.000 description 2
- 230000000694 effects Effects 0.000 description 2
- 125000004185 ester group Chemical group 0.000 description 2
- NLFBCYMMUAKCPC-KQQUZDAGSA-N ethyl (e)-3-[3-amino-2-cyano-1-[(e)-3-ethoxy-3-oxoprop-1-enyl]sulfanyl-3-oxoprop-1-enyl]sulfanylprop-2-enoate Chemical compound CCOC(=O)\C=C\SC(=C(C#N)C(N)=O)S\C=C\C(=O)OCC NLFBCYMMUAKCPC-KQQUZDAGSA-N 0.000 description 2
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 2
- 230000006870 function Effects 0.000 description 2
- 125000005843 halogen group Chemical group 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- FFUAGWLWBBFQJT-UHFFFAOYSA-N hexamethyldisilazane Chemical compound C[Si](C)(C)N[Si](C)(C)C FFUAGWLWBBFQJT-UHFFFAOYSA-N 0.000 description 2
- 230000013632 homeostatic process Effects 0.000 description 2
- 125000002962 imidazol-1-yl group Chemical group [*]N1C([H])=NC([H])=C1[H] 0.000 description 2
- 125000002883 imidazolyl group Chemical group 0.000 description 2
- 229910052740 iodine Inorganic materials 0.000 description 2
- 125000003253 isopropoxy group Chemical group [H]C([H])([H])C([H])(O*)C([H])([H])[H] 0.000 description 2
- 239000003446 ligand Substances 0.000 description 2
- 229910052744 lithium Inorganic materials 0.000 description 2
- CCZVEWRRAVASGL-UHFFFAOYSA-N lithium;2-methanidylpropane Chemical compound [Li+].CC(C)[CH2-] CCZVEWRRAVASGL-UHFFFAOYSA-N 0.000 description 2
- UBJFKNSINUCEAL-UHFFFAOYSA-N lithium;2-methylpropane Chemical compound [Li+].C[C-](C)C UBJFKNSINUCEAL-UHFFFAOYSA-N 0.000 description 2
- 208000019423 liver disease Diseases 0.000 description 2
- 210000002540 macrophage Anatomy 0.000 description 2
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 2
- 108020004084 membrane receptors Proteins 0.000 description 2
- 125000004170 methylsulfonyl group Chemical group [H]C([H])([H])S(*)(=O)=O 0.000 description 2
- 125000004092 methylthiomethyl group Chemical group [H]C([H])([H])SC([H])([H])* 0.000 description 2
- GVOISEJVFFIGQE-YCZSINBZSA-N n-[(1r,2s,5r)-5-[methyl(propan-2-yl)amino]-2-[(3s)-2-oxo-3-[[6-(trifluoromethyl)quinazolin-4-yl]amino]pyrrolidin-1-yl]cyclohexyl]acetamide Chemical compound CC(=O)N[C@@H]1C[C@H](N(C)C(C)C)CC[C@@H]1N1C(=O)[C@@H](NC=2C3=CC(=CC=C3N=CN=2)C(F)(F)F)CC1 GVOISEJVFFIGQE-YCZSINBZSA-N 0.000 description 2
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 125000001280 n-hexyl group Chemical group C(CCCCC)* 0.000 description 2
- 125000001971 neopentyl group Chemical group [H]C([*])([H])C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- 206010053219 non-alcoholic steatohepatitis Diseases 0.000 description 2
- 231100000252 nontoxic Toxicity 0.000 description 2
- 230000003000 nontoxic effect Effects 0.000 description 2
- 235000020824 obesity Nutrition 0.000 description 2
- ZXERDUOLZKYMJM-ZWECCWDJSA-N obeticholic acid Chemical compound C([C@@]12C)C[C@@H](O)C[C@H]1[C@@H](CC)[C@@H](O)[C@@H]1[C@@H]2CC[C@]2(C)[C@@H]([C@H](C)CCC(O)=O)CC[C@H]21 ZXERDUOLZKYMJM-ZWECCWDJSA-N 0.000 description 2
- 229960001601 obeticholic acid Drugs 0.000 description 2
- 125000002347 octyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- 150000007524 organic acids Chemical class 0.000 description 2
- 239000001301 oxygen Substances 0.000 description 2
- 229910052763 palladium Inorganic materials 0.000 description 2
- VLTRZXGMWDSKGL-UHFFFAOYSA-N perchloric acid Chemical compound OCl(=O)(=O)=O VLTRZXGMWDSKGL-UHFFFAOYSA-N 0.000 description 2
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 2
- 239000010452 phosphate Substances 0.000 description 2
- 230000000704 physical effect Effects 0.000 description 2
- IUBQJLUDMLPAGT-UHFFFAOYSA-N potassium bis(trimethylsilyl)amide Chemical compound C[Si](C)(C)N([K])[Si](C)(C)C IUBQJLUDMLPAGT-UHFFFAOYSA-N 0.000 description 2
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 2
- 239000002244 precipitate Substances 0.000 description 2
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- 235000018102 proteins Nutrition 0.000 description 2
- 102000004169 proteins and genes Human genes 0.000 description 2
- 125000003226 pyrazolyl group Chemical group 0.000 description 2
- 125000001567 quinoxalinyl group Chemical group N1=C(C=NC2=CC=CC=C12)* 0.000 description 2
- 230000009257 reactivity Effects 0.000 description 2
- 230000009467 reduction Effects 0.000 description 2
- 229920006395 saturated elastomer Polymers 0.000 description 2
- 239000011734 sodium Substances 0.000 description 2
- KDYFGRWQOYBRFD-UHFFFAOYSA-N succinic acid Chemical compound OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 2
- 229910052717 sulfur Inorganic materials 0.000 description 2
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 2
- 125000001981 tert-butyldimethylsilyl group Chemical group [H]C([H])([H])[Si]([H])(C([H])([H])[H])[*]C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- JRMUNVKIHCOMHV-UHFFFAOYSA-M tetrabutylammonium bromide Chemical compound [Br-].CCCC[N+](CCCC)(CCCC)CCCC JRMUNVKIHCOMHV-UHFFFAOYSA-M 0.000 description 2
- DPKBAXPHAYBPRL-UHFFFAOYSA-M tetrabutylazanium;iodide Chemical compound [I-].CCCC[N+](CCCC)(CCCC)CCCC DPKBAXPHAYBPRL-UHFFFAOYSA-M 0.000 description 2
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 2
- CZDYPVPMEAXLPK-UHFFFAOYSA-N tetramethylsilane Chemical compound C[Si](C)(C)C CZDYPVPMEAXLPK-UHFFFAOYSA-N 0.000 description 2
- AYEKOFBPNLCAJY-UHFFFAOYSA-O thiamine pyrophosphate Chemical compound CC1=C(CCOP(O)(=O)OP(O)(O)=O)SC=[N+]1CC1=CN=C(C)N=C1N AYEKOFBPNLCAJY-UHFFFAOYSA-O 0.000 description 2
- 239000005495 thyroid hormone Substances 0.000 description 2
- 229940036555 thyroid hormone Drugs 0.000 description 2
- 210000001519 tissue Anatomy 0.000 description 2
- 125000001425 triazolyl group Chemical group 0.000 description 2
- DBGVGMSCBYYSLD-UHFFFAOYSA-N tributylstannane Chemical compound CCCC[SnH](CCCC)CCCC DBGVGMSCBYYSLD-UHFFFAOYSA-N 0.000 description 2
- ITMCEJHCFYSIIV-UHFFFAOYSA-M triflate Chemical compound [O-]S(=O)(=O)C(F)(F)F ITMCEJHCFYSIIV-UHFFFAOYSA-M 0.000 description 2
- WJKHJLXJJJATHN-UHFFFAOYSA-N triflic anhydride Chemical compound FC(F)(F)S(=O)(=O)OS(=O)(=O)C(F)(F)F WJKHJLXJJJATHN-UHFFFAOYSA-N 0.000 description 2
- GETQZCLCWQTVFV-UHFFFAOYSA-N trimethylamine Chemical compound CN(C)C GETQZCLCWQTVFV-UHFFFAOYSA-N 0.000 description 2
- JBWKIWSBJXDJDT-UHFFFAOYSA-N triphenylmethyl chloride Chemical compound C=1C=CC=CC=1C(C=1C=CC=CC=1)(Cl)C1=CC=CC=C1 JBWKIWSBJXDJDT-UHFFFAOYSA-N 0.000 description 2
- 125000002221 trityl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1C([*])(C1=C(C(=C(C(=C1[H])[H])[H])[H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 2
- 238000010626 work up procedure Methods 0.000 description 2
- LSPHULWDVZXLIL-UHFFFAOYSA-N (+/-)-Camphoric acid Chemical compound CC1(C)C(C(O)=O)CCC1(C)C(O)=O LSPHULWDVZXLIL-UHFFFAOYSA-N 0.000 description 1
- CRDAMVZIKSXKFV-FBXUGWQNSA-N (2-cis,6-cis)-farnesol Chemical compound CC(C)=CCC\C(C)=C/CC\C(C)=C/CO CRDAMVZIKSXKFV-FBXUGWQNSA-N 0.000 description 1
- 239000000260 (2E,6E)-3,7,11-trimethyldodeca-2,6,10-trien-1-ol Substances 0.000 description 1
- SHAHPWSYJFYMRX-GDLCADMTSA-N (2S)-2-(4-{[(1R,2S)-2-hydroxycyclopentyl]methyl}phenyl)propanoic acid Chemical compound C1=CC([C@@H](C(O)=O)C)=CC=C1C[C@@H]1[C@@H](O)CCC1 SHAHPWSYJFYMRX-GDLCADMTSA-N 0.000 description 1
- MTCFGRXMJLQNBG-REOHCLBHSA-N (2S)-2-Amino-3-hydroxypropansäure Chemical compound OC[C@H](N)C(O)=O MTCFGRXMJLQNBG-REOHCLBHSA-N 0.000 description 1
- JIDDDPVQQUHACU-YFKPBYRVSA-N (2s)-pyrrolidine-2-carbaldehyde Chemical group O=C[C@@H]1CCCN1 JIDDDPVQQUHACU-YFKPBYRVSA-N 0.000 description 1
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 description 1
- 125000004209 (C1-C8) alkyl group Chemical group 0.000 description 1
- 125000006710 (C2-C12) alkenyl group Chemical group 0.000 description 1
- 125000006711 (C2-C12) alkynyl group Chemical group 0.000 description 1
- 125000003088 (fluoren-9-ylmethoxy)carbonyl group Chemical group 0.000 description 1
- WNXJIVFYUVYPPR-UHFFFAOYSA-N 1,3-dioxolane Chemical group C1COCO1 WNXJIVFYUVYPPR-UHFFFAOYSA-N 0.000 description 1
- 125000004972 1-butynyl group Chemical group [H]C([H])([H])C([H])([H])C#C* 0.000 description 1
- LMDZBCPBFSXMTL-UHFFFAOYSA-N 1-ethyl-3-(3-dimethylaminopropyl)carbodiimide Chemical compound CCN=C=NCCCN(C)C LMDZBCPBFSXMTL-UHFFFAOYSA-N 0.000 description 1
- 125000000530 1-propynyl group Chemical group [H]C([H])([H])C#C* 0.000 description 1
- 238000005160 1H NMR spectroscopy Methods 0.000 description 1
- YBYIRNPNPLQARY-UHFFFAOYSA-N 1H-indene Natural products C1=CC=C2CC=CC2=C1 YBYIRNPNPLQARY-UHFFFAOYSA-N 0.000 description 1
- 125000000453 2,2,2-trichloroethyl group Chemical group [H]C([H])(*)C(Cl)(Cl)Cl 0.000 description 1
- 125000003821 2-(trimethylsilyl)ethoxymethyl group Chemical group [H]C([H])([H])[Si](C([H])([H])[H])(C([H])([H])[H])C([H])([H])C(OC([H])([H])[*])([H])[H] 0.000 description 1
- 229940080296 2-naphthalenesulfonate Drugs 0.000 description 1
- 125000000094 2-phenylethyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- FPQQSJJWHUJYPU-UHFFFAOYSA-N 3-(dimethylamino)propyliminomethylidene-ethylazanium;chloride Chemical compound Cl.CCN=C=NCCCN(C)C FPQQSJJWHUJYPU-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- ZRPLANDPDWYOMZ-UHFFFAOYSA-N 3-cyclopentylpropionic acid Chemical compound OC(=O)CCC1CCCC1 ZRPLANDPDWYOMZ-UHFFFAOYSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-M 3-phenylpropionate Chemical compound [O-]C(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-M 0.000 description 1
- LOLKAJARZKDJTD-UHFFFAOYSA-N 4-Ethoxy-4-oxobutanoic acid Chemical class CCOC(=O)CCC(O)=O LOLKAJARZKDJTD-UHFFFAOYSA-N 0.000 description 1
- PXACTUVBBMDKRW-UHFFFAOYSA-M 4-bromobenzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=C(Br)C=C1 PXACTUVBBMDKRW-UHFFFAOYSA-M 0.000 description 1
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 1
- SPXOTSHWBDUUMT-UHFFFAOYSA-M 4-nitrobenzenesulfonate Chemical compound [O-][N+](=O)C1=CC=C(S([O-])(=O)=O)C=C1 SPXOTSHWBDUUMT-UHFFFAOYSA-M 0.000 description 1
- OTLNPYWUJOZPPA-UHFFFAOYSA-M 4-nitrobenzoate Chemical compound [O-]C(=O)C1=CC=C([N+]([O-])=O)C=C1 OTLNPYWUJOZPPA-UHFFFAOYSA-M 0.000 description 1
- KYDZEZNYRFJCSA-UHFFFAOYSA-N 4-tert-butylbenzenesulfonamide Chemical compound CC(C)(C)C1=CC=C(S(N)(=O)=O)C=C1 KYDZEZNYRFJCSA-UHFFFAOYSA-N 0.000 description 1
- FHVDTGUDJYJELY-UHFFFAOYSA-N 6-{[2-carboxy-4,5-dihydroxy-6-(phosphanyloxy)oxan-3-yl]oxy}-4,5-dihydroxy-3-phosphanyloxane-2-carboxylic acid Chemical compound O1C(C(O)=O)C(P)C(O)C(O)C1OC1C(C(O)=O)OC(OP)C(O)C1O FHVDTGUDJYJELY-UHFFFAOYSA-N 0.000 description 1
- OZAIFHULBGXAKX-VAWYXSNFSA-N AIBN Substances N#CC(C)(C)\N=N\C(C)(C)C#N OZAIFHULBGXAKX-VAWYXSNFSA-N 0.000 description 1
- 208000022309 Alcoholic Liver disease Diseases 0.000 description 1
- 239000004475 Arginine Substances 0.000 description 1
- DCXYFEDJOCDNAF-UHFFFAOYSA-N Asparagine Natural products OC(=O)C(N)CC(N)=O DCXYFEDJOCDNAF-UHFFFAOYSA-N 0.000 description 1
- 206010003827 Autoimmune hepatitis Diseases 0.000 description 1
- OMPJBNCRMGITSC-UHFFFAOYSA-N Benzoylperoxide Chemical compound C=1C=CC=CC=1C(=O)OOC(=O)C1=CC=CC=C1 OMPJBNCRMGITSC-UHFFFAOYSA-N 0.000 description 1
- 206010004637 Bile duct stone Diseases 0.000 description 1
- BTBUEUYNUDRHOZ-UHFFFAOYSA-N Borate Chemical compound [O-]B([O-])[O-] BTBUEUYNUDRHOZ-UHFFFAOYSA-N 0.000 description 1
- KZMGYPLQYOPHEL-UHFFFAOYSA-N Boron trifluoride etherate Chemical compound FB(F)F.CCOCC KZMGYPLQYOPHEL-UHFFFAOYSA-N 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-M Butyrate Chemical compound CCCC([O-])=O FERIUCNNQQJTOY-UHFFFAOYSA-M 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Natural products CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 1
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 description 1
- 125000003601 C2-C6 alkynyl group Chemical group 0.000 description 1
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 1
- 241000282472 Canis lupus familiaris Species 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- 241000700198 Cavia Species 0.000 description 1
- 108010001857 Cell Surface Receptors Proteins 0.000 description 1
- 208000025985 Central nervous system inflammatory disease Diseases 0.000 description 1
- 201000009331 Choledocholithiasis Diseases 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- 206010010356 Congenital anomaly Diseases 0.000 description 1
- 238000006969 Curtius rearrangement reaction Methods 0.000 description 1
- RGHNJXZEOKUKBD-SQOUGZDYSA-M D-gluconate Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C([O-])=O RGHNJXZEOKUKBD-SQOUGZDYSA-M 0.000 description 1
- 241000283086 Equidae Species 0.000 description 1
- 241000282326 Felis catus Species 0.000 description 1
- 102000018233 Fibroblast Growth Factor Human genes 0.000 description 1
- 108050007372 Fibroblast Growth Factor Proteins 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- BDAGIHXWWSANSR-UHFFFAOYSA-M Formate Chemical compound [O-]C=O BDAGIHXWWSANSR-UHFFFAOYSA-M 0.000 description 1
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 1
- 102000003688 G-Protein-Coupled Receptors Human genes 0.000 description 1
- 108090000045 G-Protein-Coupled Receptors Proteins 0.000 description 1
- 208000015872 Gaucher disease Diseases 0.000 description 1
- 239000004471 Glycine Substances 0.000 description 1
- 208000024815 Granulomatous liver disease Diseases 0.000 description 1
- 239000007821 HATU Substances 0.000 description 1
- 208000018565 Hemochromatosis Diseases 0.000 description 1
- 206010019799 Hepatitis viral Diseases 0.000 description 1
- 241000238631 Hexapoda Species 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- 108010036012 Iodide peroxidase Proteins 0.000 description 1
- XUJNEKJLAYXESH-REOHCLBHSA-N L-Cysteine Chemical compound SC[C@H](N)C(O)=O XUJNEKJLAYXESH-REOHCLBHSA-N 0.000 description 1
- ONIBWKKTOPOVIA-BYPYZUCNSA-N L-Proline Chemical compound OC(=O)[C@@H]1CCCN1 ONIBWKKTOPOVIA-BYPYZUCNSA-N 0.000 description 1
- QNAYBMKLOCPYGJ-REOHCLBHSA-N L-alanine Chemical compound C[C@H](N)C(O)=O QNAYBMKLOCPYGJ-REOHCLBHSA-N 0.000 description 1
- ODKSFYDXXFIFQN-BYPYZUCNSA-P L-argininium(2+) Chemical compound NC(=[NH2+])NCCC[C@H]([NH3+])C(O)=O ODKSFYDXXFIFQN-BYPYZUCNSA-P 0.000 description 1
- DCXYFEDJOCDNAF-REOHCLBHSA-N L-asparagine Chemical compound OC(=O)[C@@H](N)CC(N)=O DCXYFEDJOCDNAF-REOHCLBHSA-N 0.000 description 1
- RHGKLRLOHDJJDR-BYPYZUCNSA-N L-citrulline Chemical compound NC(=O)NCCC[C@H]([NH3+])C([O-])=O RHGKLRLOHDJJDR-BYPYZUCNSA-N 0.000 description 1
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 1
- ZDXPYRJPNDTMRX-VKHMYHEASA-N L-glutamine Chemical compound OC(=O)[C@@H](N)CCC(N)=O ZDXPYRJPNDTMRX-VKHMYHEASA-N 0.000 description 1
- HNDVDQJCIGZPNO-YFKPBYRVSA-N L-histidine Chemical compound OC(=O)[C@@H](N)CC1=CN=CN1 HNDVDQJCIGZPNO-YFKPBYRVSA-N 0.000 description 1
- AGPKZVBTJJNPAG-WHFBIAKZSA-N L-isoleucine Chemical compound CC[C@H](C)[C@H](N)C(O)=O AGPKZVBTJJNPAG-WHFBIAKZSA-N 0.000 description 1
- ROHFNLRQFUQHCH-YFKPBYRVSA-N L-leucine Chemical compound CC(C)C[C@H](N)C(O)=O ROHFNLRQFUQHCH-YFKPBYRVSA-N 0.000 description 1
- KDXKERNSBIXSRK-YFKPBYRVSA-N L-lysine Chemical compound NCCCC[C@H](N)C(O)=O KDXKERNSBIXSRK-YFKPBYRVSA-N 0.000 description 1
- FFEARJCKVFRZRR-BYPYZUCNSA-N L-methionine Chemical compound CSCC[C@H](N)C(O)=O FFEARJCKVFRZRR-BYPYZUCNSA-N 0.000 description 1
- COLNVLDHVKWLRT-QMMMGPOBSA-N L-phenylalanine Chemical compound OC(=O)[C@@H](N)CC1=CC=CC=C1 COLNVLDHVKWLRT-QMMMGPOBSA-N 0.000 description 1
- AYFVYJQAPQTCCC-GBXIJSLDSA-N L-threonine Chemical compound C[C@@H](O)[C@H](N)C(O)=O AYFVYJQAPQTCCC-GBXIJSLDSA-N 0.000 description 1
- QIVBCDIJIAJPQS-VIFPVBQESA-N L-tryptophane Chemical compound C1=CC=C2C(C[C@H](N)C(O)=O)=CNC2=C1 QIVBCDIJIAJPQS-VIFPVBQESA-N 0.000 description 1
- OUYCCCASQSFEME-QMMMGPOBSA-N L-tyrosine Chemical compound OC(=O)[C@@H](N)CC1=CC=C(O)C=C1 OUYCCCASQSFEME-QMMMGPOBSA-N 0.000 description 1
- KZSNJWFQEVHDMF-BYPYZUCNSA-N L-valine Chemical compound CC(C)[C@H](N)C(O)=O KZSNJWFQEVHDMF-BYPYZUCNSA-N 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- ROHFNLRQFUQHCH-UHFFFAOYSA-N Leucine Natural products CC(C)CC(N)C(O)=O ROHFNLRQFUQHCH-UHFFFAOYSA-N 0.000 description 1
- 239000012448 Lithium borohydride Substances 0.000 description 1
- KDXKERNSBIXSRK-UHFFFAOYSA-N Lysine Natural products NCCCCC(N)C(O)=O KDXKERNSBIXSRK-UHFFFAOYSA-N 0.000 description 1
- 239000004472 Lysine Substances 0.000 description 1
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-L Malonate Chemical compound [O-]C(=O)CC([O-])=O OFOBLEOULBTSOW-UHFFFAOYSA-L 0.000 description 1
- 241000124008 Mammalia Species 0.000 description 1
- 208000001145 Metabolic Syndrome Diseases 0.000 description 1
- 241001465754 Metazoa Species 0.000 description 1
- 241001529936 Murinae Species 0.000 description 1
- 241000699666 Mus <mouse, genus> Species 0.000 description 1
- 101100189356 Mus musculus Papolb gene Proteins 0.000 description 1
- RHGKLRLOHDJJDR-UHFFFAOYSA-N Ndelta-carbamoyl-DL-ornithine Natural products OC(=O)C(N)CCCNC(N)=O RHGKLRLOHDJJDR-UHFFFAOYSA-N 0.000 description 1
- 206010028980 Neoplasm Diseases 0.000 description 1
- PVNIIMVLHYAWGP-UHFFFAOYSA-N Niacin Chemical compound OC(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-N 0.000 description 1
- 108020005497 Nuclear hormone receptor Proteins 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 208000012868 Overgrowth Diseases 0.000 description 1
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 1
- ABLZXFCXXLZCGV-UHFFFAOYSA-N Phosphorous acid Chemical group OP(O)=O ABLZXFCXXLZCGV-UHFFFAOYSA-N 0.000 description 1
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 1
- ONIBWKKTOPOVIA-UHFFFAOYSA-N Proline Natural products OC(=O)C1CCCN1 ONIBWKKTOPOVIA-UHFFFAOYSA-N 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-N Propionic acid Chemical class CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 1
- 206010040047 Sepsis Diseases 0.000 description 1
- MTCFGRXMJLQNBG-UHFFFAOYSA-N Serine Natural products OCC(N)C(O)=O MTCFGRXMJLQNBG-UHFFFAOYSA-N 0.000 description 1
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 1
- 208000021386 Sjogren Syndrome Diseases 0.000 description 1
- 241000282887 Suidae Species 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-M Thiocyanate anion Chemical compound [S-]C#N ZMZDMBWJUHKJPS-UHFFFAOYSA-M 0.000 description 1
- AYFVYJQAPQTCCC-UHFFFAOYSA-N Threonine Natural products CC(O)C(N)C(O)=O AYFVYJQAPQTCCC-UHFFFAOYSA-N 0.000 description 1
- 239000004473 Threonine Substances 0.000 description 1
- AUYYCJSJGJYCDS-LBPRGKRZSA-N Thyrolar Chemical class IC1=CC(C[C@H](N)C(O)=O)=CC(I)=C1OC1=CC=C(O)C(I)=C1 AUYYCJSJGJYCDS-LBPRGKRZSA-N 0.000 description 1
- 108091023040 Transcription factor Proteins 0.000 description 1
- 102000040945 Transcription factor Human genes 0.000 description 1
- 239000007983 Tris buffer Substances 0.000 description 1
- QIVBCDIJIAJPQS-UHFFFAOYSA-N Tryptophan Natural products C1=CC=C2C(CC(N)C(O)=O)=CNC2=C1 QIVBCDIJIAJPQS-UHFFFAOYSA-N 0.000 description 1
- KZSNJWFQEVHDMF-UHFFFAOYSA-N Valine Natural products CC(C)C(N)C(O)=O KZSNJWFQEVHDMF-UHFFFAOYSA-N 0.000 description 1
- 201000000690 abdominal obesity-metabolic syndrome Diseases 0.000 description 1
- 238000010521 absorption reaction Methods 0.000 description 1
- YLEIFZAVNWDOBM-ZTNXSLBXSA-N ac1l9hc7 Chemical compound C([C@H]12)C[C@@H](C([C@@H](O)CC3)(C)C)[C@@]43C[C@@]14CC[C@@]1(C)[C@@]2(C)C[C@@H]2O[C@]3(O)[C@H](O)C(C)(C)O[C@@H]3[C@@H](C)[C@H]12 YLEIFZAVNWDOBM-ZTNXSLBXSA-N 0.000 description 1
- 230000035508 accumulation Effects 0.000 description 1
- 238000009825 accumulation Methods 0.000 description 1
- 150000001242 acetic acid derivatives Chemical class 0.000 description 1
- 125000003668 acetyloxy group Chemical group [H]C([H])([H])C(=O)O[*] 0.000 description 1
- 150000001252 acrylic acid derivatives Chemical class 0.000 description 1
- 125000004423 acyloxy group Chemical group 0.000 description 1
- WNLRTRBMVRJNCN-UHFFFAOYSA-L adipate(2-) Chemical compound [O-]C(=O)CCCCC([O-])=O WNLRTRBMVRJNCN-UHFFFAOYSA-L 0.000 description 1
- 210000001789 adipocyte Anatomy 0.000 description 1
- 210000004100 adrenal gland Anatomy 0.000 description 1
- 239000000556 agonist Substances 0.000 description 1
- 235000004279 alanine Nutrition 0.000 description 1
- 125000003295 alanine group Chemical group N[C@@H](C)C(=O)* 0.000 description 1
- 125000003158 alcohol group Chemical group 0.000 description 1
- 238000005575 aldol reaction Methods 0.000 description 1
- 229940072056 alginate Drugs 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 150000007933 aliphatic carboxylic acids Chemical class 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 125000004686 alkyl sulfanyl alkyl group Chemical group 0.000 description 1
- 208000026935 allergic disease Diseases 0.000 description 1
- HSFWRNGVRCDJHI-UHFFFAOYSA-N alpha-acetylene Natural products C#C HSFWRNGVRCDJHI-UHFFFAOYSA-N 0.000 description 1
- AWUCVROLDVIAJX-UHFFFAOYSA-N alpha-glycerophosphate Natural products OCC(O)COP(O)(O)=O AWUCVROLDVIAJX-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 230000037354 amino acid metabolism Effects 0.000 description 1
- 150000001414 amino alcohols Chemical class 0.000 description 1
- 125000004103 aminoalkyl group Chemical group 0.000 description 1
- 125000005097 aminocarbonylalkyl group Chemical group 0.000 description 1
- VZTDIZULWFCMLS-UHFFFAOYSA-N ammonium formate Chemical compound [NH4+].[O-]C=O VZTDIZULWFCMLS-UHFFFAOYSA-N 0.000 description 1
- 239000012296 anti-solvent Substances 0.000 description 1
- 239000011260 aqueous acid Substances 0.000 description 1
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 1
- 125000005228 aryl sulfonate group Chemical group 0.000 description 1
- 229940072107 ascorbate Drugs 0.000 description 1
- 235000010323 ascorbic acid Nutrition 0.000 description 1
- 239000011668 ascorbic acid Substances 0.000 description 1
- 229960001230 asparagine Drugs 0.000 description 1
- 235000009582 asparagine Nutrition 0.000 description 1
- 125000000613 asparagine group Chemical group N[C@@H](CC(N)=O)C(=O)* 0.000 description 1
- 125000000254 aspartoyl group Chemical group 0.000 description 1
- 239000012298 atmosphere Substances 0.000 description 1
- 230000001580 bacterial effect Effects 0.000 description 1
- 229940077388 benzenesulfonate Drugs 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 1
- 125000004603 benzisoxazolyl group Chemical group O1N=C(C2=C1C=CC=C2)* 0.000 description 1
- 229940050390 benzoate Drugs 0.000 description 1
- 125000000499 benzofuranyl group Chemical group O1C(=CC2=C1C=CC=C2)* 0.000 description 1
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 1
- 125000005872 benzooxazolyl group Chemical group 0.000 description 1
- 125000001164 benzothiazolyl group Chemical group S1C(=NC2=C1C=CC=C2)* 0.000 description 1
- 125000004196 benzothienyl group Chemical group S1C(=CC2=C1C=CC=C2)* 0.000 description 1
- 125000003354 benzotriazolyl group Chemical group N1N=NC2=C1C=CC=C2* 0.000 description 1
- PUJDIJCNWFYVJX-UHFFFAOYSA-N benzyl carbamate Chemical group NC(=O)OCC1=CC=CC=C1 PUJDIJCNWFYVJX-UHFFFAOYSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-N beta-phenylpropanoic acid Natural products OC(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-N 0.000 description 1
- 150000005347 biaryls Chemical group 0.000 description 1
- 235000010290 biphenyl Nutrition 0.000 description 1
- 239000004305 biphenyl Substances 0.000 description 1
- SIPUZPBQZHNSDW-UHFFFAOYSA-N bis(2-methylpropyl)aluminum Chemical compound CC(C)C[Al]CC(C)C SIPUZPBQZHNSDW-UHFFFAOYSA-N 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- 150000004648 butanoic acid derivatives Chemical class 0.000 description 1
- 125000004369 butenyl group Chemical group C(=CCC)* 0.000 description 1
- 229910052791 calcium Inorganic materials 0.000 description 1
- FATUQANACHZLRT-KMRXSBRUSA-L calcium glucoheptonate Chemical compound [Ca+2].OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C(O)C([O-])=O.OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C(O)C([O-])=O FATUQANACHZLRT-KMRXSBRUSA-L 0.000 description 1
- 238000004364 calculation method Methods 0.000 description 1
- MIOPJNTWMNEORI-UHFFFAOYSA-N camphorsulfonic acid Chemical compound C1CC2(CS(O)(=O)=O)C(=O)CC1C2(C)C MIOPJNTWMNEORI-UHFFFAOYSA-N 0.000 description 1
- 125000005242 carbamoyl alkyl group Chemical group 0.000 description 1
- 235000021257 carbohydrate digestion Nutrition 0.000 description 1
- 125000004181 carboxyalkyl group Chemical group 0.000 description 1
- 150000007942 carboxylates Chemical class 0.000 description 1
- 210000000170 cell membrane Anatomy 0.000 description 1
- 208000015114 central nervous system disease Diseases 0.000 description 1
- 150000001793 charged compounds Chemical class 0.000 description 1
- 125000003907 chenodeoxycholic acid group Chemical group 0.000 description 1
- 125000002668 chloroacetyl group Chemical group ClCC(=O)* 0.000 description 1
- 235000012000 cholesterol Nutrition 0.000 description 1
- 230000001684 chronic effect Effects 0.000 description 1
- 208000019425 cirrhosis of liver Diseases 0.000 description 1
- 229960002173 citrulline Drugs 0.000 description 1
- 235000013477 citrulline Nutrition 0.000 description 1
- 210000001072 colon Anatomy 0.000 description 1
- 239000002299 complementary DNA Substances 0.000 description 1
- 239000013078 crystal Substances 0.000 description 1
- 239000002178 crystalline material Substances 0.000 description 1
- 125000005724 cycloalkenylene group Chemical group 0.000 description 1
- 125000002993 cycloalkylene group Chemical group 0.000 description 1
- 235000018417 cysteine Nutrition 0.000 description 1
- XUJNEKJLAYXESH-UHFFFAOYSA-N cysteine Natural products SCC(N)C(O)=O XUJNEKJLAYXESH-UHFFFAOYSA-N 0.000 description 1
- 125000000151 cysteine group Chemical group N[C@@H](CS)C(=O)* 0.000 description 1
- 210000000805 cytoplasm Anatomy 0.000 description 1
- 238000000354 decomposition reaction Methods 0.000 description 1
- 230000003247 decreasing effect Effects 0.000 description 1
- 230000007812 deficiency Effects 0.000 description 1
- 230000001419 dependent effect Effects 0.000 description 1
- 206010012601 diabetes mellitus Diseases 0.000 description 1
- 235000014113 dietary fatty acids Nutrition 0.000 description 1
- 150000005332 diethylamines Chemical class 0.000 description 1
- 238000000113 differential scanning calorimetry Methods 0.000 description 1
- 238000001938 differential scanning calorimetry curve Methods 0.000 description 1
- 150000004683 dihydrates Chemical class 0.000 description 1
- PHBAAFDKJNNRNJ-UHFFFAOYSA-N dimethoxymethoxy(dimethoxy)methane Chemical compound COC(OC)OC(OC)OC PHBAAFDKJNNRNJ-UHFFFAOYSA-N 0.000 description 1
- 230000003467 diminishing effect Effects 0.000 description 1
- 229910001873 dinitrogen Inorganic materials 0.000 description 1
- MKRTXPORKIRPDG-UHFFFAOYSA-N diphenylphosphoryl azide Chemical compound C=1C=CC=CC=1P(=O)(N=[N+]=[N-])C1=CC=CC=C1 MKRTXPORKIRPDG-UHFFFAOYSA-N 0.000 description 1
- 230000006806 disease prevention Effects 0.000 description 1
- KPUWHANPEXNPJT-UHFFFAOYSA-N disiloxane Chemical compound [SiH3]O[SiH3] KPUWHANPEXNPJT-UHFFFAOYSA-N 0.000 description 1
- 238000004821 distillation Methods 0.000 description 1
- POULHZVOKOAJMA-UHFFFAOYSA-M dodecanoate Chemical compound CCCCCCCCCCCC([O-])=O POULHZVOKOAJMA-UHFFFAOYSA-M 0.000 description 1
- 229940079593 drug Drugs 0.000 description 1
- 239000003814 drug Substances 0.000 description 1
- 238000001035 drying Methods 0.000 description 1
- 210000001198 duodenum Anatomy 0.000 description 1
- 108010057988 ecdysone receptor Proteins 0.000 description 1
- 230000013931 endocrine signaling Effects 0.000 description 1
- 230000019439 energy homeostasis Effects 0.000 description 1
- 230000037149 energy metabolism Effects 0.000 description 1
- 210000003158 enteroendocrine cell Anatomy 0.000 description 1
- 238000006345 epimerization reaction Methods 0.000 description 1
- 210000003238 esophagus Anatomy 0.000 description 1
- 150000002170 ethers Chemical class 0.000 description 1
- 125000002534 ethynyl group Chemical group [H]C#C* 0.000 description 1
- 239000000284 extract Substances 0.000 description 1
- 229940043259 farnesol Drugs 0.000 description 1
- 229930002886 farnesol Natural products 0.000 description 1
- 229930195729 fatty acid Natural products 0.000 description 1
- 239000000194 fatty acid Substances 0.000 description 1
- 150000004665 fatty acids Chemical class 0.000 description 1
- 229940126864 fibroblast growth factor Drugs 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 239000006260 foam Substances 0.000 description 1
- 150000004675 formic acid derivatives Chemical class 0.000 description 1
- 239000012458 free base Substances 0.000 description 1
- 108020001507 fusion proteins Proteins 0.000 description 1
- 102000037865 fusion proteins Human genes 0.000 description 1
- 239000007789 gas Substances 0.000 description 1
- 210000001035 gastrointestinal tract Anatomy 0.000 description 1
- 229940050410 gluconate Drugs 0.000 description 1
- 229930195712 glutamate Natural products 0.000 description 1
- ZDXPYRJPNDTMRX-UHFFFAOYSA-N glutamine Natural products OC(=O)C(N)CCC(N)=O ZDXPYRJPNDTMRX-UHFFFAOYSA-N 0.000 description 1
- 125000000404 glutamine group Chemical group N[C@@H](CCC(N)=O)C(=O)* 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 150000008282 halocarbons Chemical class 0.000 description 1
- 229910052736 halogen Inorganic materials 0.000 description 1
- 150000002367 halogens Chemical class 0.000 description 1
- MNWFXJYAOYHMED-UHFFFAOYSA-N heptanoic acid Chemical compound CCCCCCC(O)=O MNWFXJYAOYHMED-UHFFFAOYSA-N 0.000 description 1
- 125000003187 heptyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 125000005842 heteroatom Chemical group 0.000 description 1
- 150000002391 heterocyclic compounds Chemical class 0.000 description 1
- 125000006588 heterocycloalkylene group Chemical group 0.000 description 1
- IPCSVZSSVZVIGE-UHFFFAOYSA-M hexadecanoate Chemical compound CCCCCCCCCCCCCCCC([O-])=O IPCSVZSSVZVIGE-UHFFFAOYSA-M 0.000 description 1
- FUZZWVXGSFPDMH-UHFFFAOYSA-N hexanoic acid Chemical compound CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 1
- 235000009200 high fat diet Nutrition 0.000 description 1
- HNDVDQJCIGZPNO-UHFFFAOYSA-N histidine Natural products OC(=O)C(N)CC1=CN=CN1 HNDVDQJCIGZPNO-UHFFFAOYSA-N 0.000 description 1
- 230000003054 hormonal effect Effects 0.000 description 1
- 229930195733 hydrocarbon Natural products 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-N hydrogen thiocyanate Natural products SC#N ZMZDMBWJUHKJPS-UHFFFAOYSA-N 0.000 description 1
- 238000005984 hydrogenation reaction Methods 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-M hydrogensulfate Chemical compound OS([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-M hydroxide Chemical compound [OH-] XLYOFNOQVPJJNP-UHFFFAOYSA-M 0.000 description 1
- RCBVKBFIWMOMHF-UHFFFAOYSA-L hydroxy-(hydroxy(dioxo)chromio)oxy-dioxochromium;pyridine Chemical compound C1=CC=NC=C1.C1=CC=NC=C1.O[Cr](=O)(=O)O[Cr](O)(=O)=O RCBVKBFIWMOMHF-UHFFFAOYSA-L 0.000 description 1
- 125000002768 hydroxyalkyl group Chemical group 0.000 description 1
- 239000005457 ice water Substances 0.000 description 1
- 125000002632 imidazolidinyl group Chemical group 0.000 description 1
- 125000002636 imidazolinyl group Chemical group 0.000 description 1
- 238000001727 in vivo Methods 0.000 description 1
- 125000003392 indanyl group Chemical group C1(CCC2=CC=CC=C12)* 0.000 description 1
- 125000003453 indazolyl group Chemical group N1N=C(C2=C1C=CC=C2)* 0.000 description 1
- 125000003454 indenyl group Chemical group C1(C=CC2=CC=CC=C12)* 0.000 description 1
- 125000001041 indolyl group Chemical group 0.000 description 1
- 230000006698 induction Effects 0.000 description 1
- 230000002401 inhibitory effect Effects 0.000 description 1
- 150000007529 inorganic bases Chemical class 0.000 description 1
- 230000007154 intracellular accumulation Effects 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 201000002161 intrahepatic cholestasis of pregnancy Diseases 0.000 description 1
- 239000011630 iodine Substances 0.000 description 1
- 102000017712 iodothyronine deiodinase Human genes 0.000 description 1
- 238000005342 ion exchange Methods 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 1
- 229960000310 isoleucine Drugs 0.000 description 1
- AGPKZVBTJJNPAG-UHFFFAOYSA-N isoleucine Natural products CCC(C)C(N)C(O)=O AGPKZVBTJJNPAG-UHFFFAOYSA-N 0.000 description 1
- XVQUOJBERHHONY-UHFFFAOYSA-N isometheptene Chemical compound CNC(C)CCC=C(C)C XVQUOJBERHHONY-UHFFFAOYSA-N 0.000 description 1
- 125000005928 isopropyloxycarbonyl group Chemical group [H]C([H])([H])C([H])(OC(*)=O)C([H])([H])[H] 0.000 description 1
- 125000004628 isothiazolidinyl group Chemical group S1N(CCC1)* 0.000 description 1
- CTAPFRYPJLPFDF-UHFFFAOYSA-N isoxazole Chemical compound C=1C=NOC=1 CTAPFRYPJLPFDF-UHFFFAOYSA-N 0.000 description 1
- 125000003965 isoxazolidinyl group Chemical group 0.000 description 1
- 210000003734 kidney Anatomy 0.000 description 1
- 229940001447 lactate Drugs 0.000 description 1
- 229940099584 lactobionate Drugs 0.000 description 1
- JYTUSYBCFIZPBE-AMTLMPIISA-N lactobionic acid Chemical compound OC(=O)[C@H](O)[C@@H](O)[C@@H]([C@H](O)CO)O[C@@H]1O[C@H](CO)[C@H](O)[C@H](O)[C@H]1O JYTUSYBCFIZPBE-AMTLMPIISA-N 0.000 description 1
- 238000011031 large-scale manufacturing process Methods 0.000 description 1
- 229940070765 laurate Drugs 0.000 description 1
- 239000010410 layer Substances 0.000 description 1
- DLEDOFVPSDKWEF-UHFFFAOYSA-N lithium butane Chemical compound [Li+].CCC[CH2-] DLEDOFVPSDKWEF-UHFFFAOYSA-N 0.000 description 1
- DBYQHFPBWKKZAT-UHFFFAOYSA-N lithium;benzene Chemical compound [Li+].C1=CC=[C-]C=C1 DBYQHFPBWKKZAT-UHFFFAOYSA-N 0.000 description 1
- 210000003563 lymphoid tissue Anatomy 0.000 description 1
- 125000003588 lysine group Chemical group [H]N([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])(N([H])[H])C(*)=O 0.000 description 1
- 239000011777 magnesium Substances 0.000 description 1
- 229910052749 magnesium Inorganic materials 0.000 description 1
- 229940049920 malate Drugs 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N malic acid Chemical compound OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 108020004999 messenger RNA Proteins 0.000 description 1
- 208000030159 metabolic disease Diseases 0.000 description 1
- 229930182817 methionine Natural products 0.000 description 1
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 description 1
- 125000000325 methylidene group Chemical group [H]C([H])=* 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 239000012046 mixed solvent Substances 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 238000012544 monitoring process Methods 0.000 description 1
- 125000000896 monocarboxylic acid group Chemical group 0.000 description 1
- 210000001616 monocyte Anatomy 0.000 description 1
- 150000004682 monohydrates Chemical class 0.000 description 1
- 125000002757 morpholinyl group Chemical group 0.000 description 1
- 210000000107 myocyte Anatomy 0.000 description 1
- KVBGVZZKJNLNJU-UHFFFAOYSA-M naphthalene-2-sulfonate Chemical compound C1=CC=CC2=CC(S(=O)(=O)[O-])=CC=C21 KVBGVZZKJNLNJU-UHFFFAOYSA-M 0.000 description 1
- 125000001624 naphthyl group Chemical group 0.000 description 1
- 230000009826 neoplastic cell growth Effects 0.000 description 1
- 235000001968 nicotinic acid Nutrition 0.000 description 1
- 239000011664 nicotinic acid Substances 0.000 description 1
- 239000012299 nitrogen atmosphere Substances 0.000 description 1
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 description 1
- 125000006574 non-aromatic ring group Chemical group 0.000 description 1
- 102000006255 nuclear receptors Human genes 0.000 description 1
- 108020004017 nuclear receptors Proteins 0.000 description 1
- 238000010534 nucleophilic substitution reaction Methods 0.000 description 1
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 1
- 125000004365 octenyl group Chemical group C(=CCCCCCC)* 0.000 description 1
- 125000005069 octynyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C#C* 0.000 description 1
- 229940049964 oleate Drugs 0.000 description 1
- ZQPPMHVWECSIRJ-KTKRTIGZSA-N oleic acid Chemical compound CCCCCCCC\C=C/CCCCCCCC(O)=O ZQPPMHVWECSIRJ-KTKRTIGZSA-N 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 239000012074 organic phase Substances 0.000 description 1
- 108090000629 orphan nuclear receptors Proteins 0.000 description 1
- 102000004164 orphan nuclear receptors Human genes 0.000 description 1
- 210000001672 ovary Anatomy 0.000 description 1
- AICOOMRHRUFYCM-ZRRPKQBOSA-N oxazine, 1 Chemical compound C([C@@H]1[C@H](C(C[C@]2(C)[C@@H]([C@H](C)N(C)C)[C@H](O)C[C@]21C)=O)CC1=CC2)C[C@H]1[C@@]1(C)[C@H]2N=C(C(C)C)OC1 AICOOMRHRUFYCM-ZRRPKQBOSA-N 0.000 description 1
- 125000000160 oxazolidinyl group Chemical group 0.000 description 1
- 125000004430 oxygen atom Chemical group O* 0.000 description 1
- 230000014306 paracrine signaling Effects 0.000 description 1
- JRKICGRDRMAZLK-UHFFFAOYSA-L peroxydisulfate Chemical compound [O-]S(=O)(=O)OOS([O-])(=O)=O JRKICGRDRMAZLK-UHFFFAOYSA-L 0.000 description 1
- AHWALFGBDFAJAI-UHFFFAOYSA-N phenyl carbonochloridate Chemical compound ClC(=O)OC1=CC=CC=C1 AHWALFGBDFAJAI-UHFFFAOYSA-N 0.000 description 1
- COLNVLDHVKWLRT-UHFFFAOYSA-N phenylalanine Natural products OC(=O)C(N)CC1=CC=CC=C1 COLNVLDHVKWLRT-UHFFFAOYSA-N 0.000 description 1
- NHKJPPKXDNZFBJ-UHFFFAOYSA-N phenyllithium Chemical compound [Li]C1=CC=CC=C1 NHKJPPKXDNZFBJ-UHFFFAOYSA-N 0.000 description 1
- UEZVMMHDMIWARA-UHFFFAOYSA-M phosphonate Chemical compound [O-]P(=O)=O UEZVMMHDMIWARA-UHFFFAOYSA-M 0.000 description 1
- 230000035790 physiological processes and functions Effects 0.000 description 1
- 229940075930 picrate Drugs 0.000 description 1
- OXNIZHLAWKMVMX-UHFFFAOYSA-M picrate anion Chemical compound [O-]C1=C([N+]([O-])=O)C=C([N+]([O-])=O)C=C1[N+]([O-])=O OXNIZHLAWKMVMX-UHFFFAOYSA-M 0.000 description 1
- 125000004193 piperazinyl group Chemical group 0.000 description 1
- 125000003386 piperidinyl group Chemical group 0.000 description 1
- 229950010765 pivalate Drugs 0.000 description 1
- IUGYQRQAERSCNH-UHFFFAOYSA-N pivalic acid Chemical compound CC(C)(C)C(O)=O IUGYQRQAERSCNH-UHFFFAOYSA-N 0.000 description 1
- 210000002826 placenta Anatomy 0.000 description 1
- 239000002798 polar solvent Substances 0.000 description 1
- 229920001515 polyalkylene glycol Polymers 0.000 description 1
- 229920000768 polyamine Polymers 0.000 description 1
- 239000011591 potassium Substances 0.000 description 1
- 229910052700 potassium Inorganic materials 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 238000001556 precipitation Methods 0.000 description 1
- GCYXWQUSHADNBF-AAEALURTSA-N preproglucagon 78-108 Chemical compound C([C@@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](C)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](CCCCN)C(=O)NCC(=O)N[C@@H](CCCNC(N)=N)C(=O)NCC(O)=O)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CCCCN)NC(=O)[C@H](C)NC(=O)[C@H](C)NC(=O)[C@H](CCC(N)=O)NC(=O)CNC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CO)NC(=O)[C@@H](NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@@H](NC(=O)CNC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](C)NC(=O)[C@@H](N)CC=1N=CNC=1)[C@@H](C)O)[C@@H](C)O)C(C)C)C1=CC=CC=C1 GCYXWQUSHADNBF-AAEALURTSA-N 0.000 description 1
- 230000002265 prevention Effects 0.000 description 1
- 230000000770 proinflammatory effect Effects 0.000 description 1
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 1
- 125000004368 propenyl group Chemical group C(=CC)* 0.000 description 1
- 230000000069 prophylactic effect Effects 0.000 description 1
- 230000022558 protein metabolic process Effects 0.000 description 1
- 125000003373 pyrazinyl group Chemical group 0.000 description 1
- 125000003072 pyrazolidinyl group Chemical group 0.000 description 1
- 125000002755 pyrazolinyl group Chemical group 0.000 description 1
- 125000006513 pyridinyl methyl group Chemical group 0.000 description 1
- 125000004076 pyridyl group Chemical group 0.000 description 1
- CLKZWXHKFXZIMA-UHFFFAOYSA-N pyrinuron Chemical group C1=CC([N+](=O)[O-])=CC=C1NC(=O)NCC1=CC=CN=C1 CLKZWXHKFXZIMA-UHFFFAOYSA-N 0.000 description 1
- 125000000719 pyrrolidinyl group Chemical group 0.000 description 1
- 125000001453 quaternary ammonium group Chemical group 0.000 description 1
- 238000010791 quenching Methods 0.000 description 1
- 239000002994 raw material Substances 0.000 description 1
- 230000035484 reaction time Effects 0.000 description 1
- 230000008929 regeneration Effects 0.000 description 1
- 238000011069 regeneration method Methods 0.000 description 1
- 230000001105 regulatory effect Effects 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 230000004043 responsiveness Effects 0.000 description 1
- 150000004492 retinoid derivatives Chemical class 0.000 description 1
- 229910052707 ruthenium Inorganic materials 0.000 description 1
- 201000000306 sarcoidosis Diseases 0.000 description 1
- 229930195734 saturated hydrocarbon Natural products 0.000 description 1
- 208000010157 sclerosing cholangitis Diseases 0.000 description 1
- 210000000813 small intestine Anatomy 0.000 description 1
- 150000003384 small molecules Chemical class 0.000 description 1
- AWUCVROLDVIAJX-GSVOUGTGSA-N sn-glycerol 3-phosphate Chemical compound OC[C@@H](O)COP(O)(O)=O AWUCVROLDVIAJX-GSVOUGTGSA-N 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- LZCVVMQABORALM-UHFFFAOYSA-N spiro[2.5]octyl Chemical group [CH]1CC11CCCCC1 LZCVVMQABORALM-UHFFFAOYSA-N 0.000 description 1
- 210000000952 spleen Anatomy 0.000 description 1
- 239000007858 starting material Substances 0.000 description 1
- 150000003431 steroids Chemical class 0.000 description 1
- 230000000638 stimulation Effects 0.000 description 1
- 210000002784 stomach Anatomy 0.000 description 1
- 125000003107 substituted aryl group Chemical group 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 239000001384 succinic acid Substances 0.000 description 1
- BDHFUVZGWQCTTF-UHFFFAOYSA-M sulfonate Chemical compound [O-]S(=O)=O BDHFUVZGWQCTTF-UHFFFAOYSA-M 0.000 description 1
- 125000000472 sulfonyl group Chemical group *S(*)(=O)=O 0.000 description 1
- 239000011593 sulfur Substances 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- 125000005931 tert-butyloxycarbonyl group Chemical group [H]C([H])([H])C(OC(*)=O)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 description 1
- 125000001712 tetrahydronaphthyl group Chemical group C1(CCCC2=CC=CC=C12)* 0.000 description 1
- 125000001412 tetrahydropyranyl group Chemical group 0.000 description 1
- OSBSFAARYOCBHB-UHFFFAOYSA-N tetrapropylammonium Chemical compound CCC[N+](CCC)(CCC)CCC OSBSFAARYOCBHB-UHFFFAOYSA-N 0.000 description 1
- 230000001225 therapeutic effect Effects 0.000 description 1
- 125000001984 thiazolidinyl group Chemical group 0.000 description 1
- 125000000335 thiazolyl group Chemical group 0.000 description 1
- 125000000341 threoninyl group Chemical group [H]OC([H])(C([H])([H])[H])C([H])(N([H])[H])C(*)=O 0.000 description 1
- 238000004448 titration Methods 0.000 description 1
- 125000002088 tosyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1C([H])([H])[H])S(*)(=O)=O 0.000 description 1
- 231100000419 toxicity Toxicity 0.000 description 1
- 230000001988 toxicity Effects 0.000 description 1
- CRDAMVZIKSXKFV-UHFFFAOYSA-N trans-Farnesol Natural products CC(C)=CCCC(C)=CCCC(C)=CCO CRDAMVZIKSXKFV-UHFFFAOYSA-N 0.000 description 1
- 230000009466 transformation Effects 0.000 description 1
- 238000000844 transformation Methods 0.000 description 1
- 125000004044 trifluoroacetyl group Chemical group FC(C(=O)*)(F)F 0.000 description 1
- SCHZCUMIENIQMY-UHFFFAOYSA-N tris(trimethylsilyl)silicon Chemical compound C[Si](C)(C)[Si]([Si](C)(C)C)[Si](C)(C)C SCHZCUMIENIQMY-UHFFFAOYSA-N 0.000 description 1
- 239000002753 trypsin inhibitor Substances 0.000 description 1
- 125000005454 tryptophanyl group Chemical group 0.000 description 1
- OUYCCCASQSFEME-UHFFFAOYSA-N tyrosine Natural products OC(=O)C(N)CC1=CC=C(O)C=C1 OUYCCCASQSFEME-UHFFFAOYSA-N 0.000 description 1
- 125000001493 tyrosinyl group Chemical group [H]OC1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])C([H])(N([H])[H])C(*)=O 0.000 description 1
- ZDPHROOEEOARMN-UHFFFAOYSA-N undecanoic acid Chemical compound CCCCCCCCCCC(O)=O ZDPHROOEEOARMN-UHFFFAOYSA-N 0.000 description 1
- 229940070710 valerate Drugs 0.000 description 1
- NQPDZGIKBAWPEJ-UHFFFAOYSA-N valeric acid Chemical compound CCCCC(O)=O NQPDZGIKBAWPEJ-UHFFFAOYSA-N 0.000 description 1
- 239000004474 valine Substances 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 201000001862 viral hepatitis Diseases 0.000 description 1
- 238000005406 washing Methods 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07J—STEROIDS
- C07J41/00—Normal steroids containing one or more nitrogen atoms not belonging to a hetero ring
- C07J41/0033—Normal steroids containing one or more nitrogen atoms not belonging to a hetero ring not covered by C07J41/0005
- C07J41/0055—Normal steroids containing one or more nitrogen atoms not belonging to a hetero ring not covered by C07J41/0005 the 17-beta position being substituted by an uninterrupted chain of at least three carbon atoms which may or may not be branched, e.g. cholane or cholestane derivatives, optionally cyclised, e.g. 17-beta-phenyl or 17-beta-furyl derivatives
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07J—STEROIDS
- C07J41/00—Normal steroids containing one or more nitrogen atoms not belonging to a hetero ring
- C07J41/0033—Normal steroids containing one or more nitrogen atoms not belonging to a hetero ring not covered by C07J41/0005
- C07J41/0088—Normal steroids containing one or more nitrogen atoms not belonging to a hetero ring not covered by C07J41/0005 containing unsubstituted amino radicals
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07J—STEROIDS
- C07J51/00—Normal steroids with unmodified cyclopenta(a)hydrophenanthrene skeleton not provided for in groups C07J1/00 - C07J43/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07J—STEROIDS
- C07J9/00—Normal steroids containing carbon, hydrogen, halogen or oxygen substituted in position 17 beta by a chain of more than two carbon atoms, e.g. cholane, cholestane, coprostane
- C07J9/005—Normal steroids containing carbon, hydrogen, halogen or oxygen substituted in position 17 beta by a chain of more than two carbon atoms, e.g. cholane, cholestane, coprostane containing a carboxylic function directly attached or attached by a chain containing only carbon atoms to the cyclopenta[a]hydrophenanthrene skeleton
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Steroid Compounds (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
La presente invención se relaciona con los procesos para preparar un compuesto de fórmula (i), o una sal o solvata farmacéuticamente aceptable de la misma. Estos compuestos y composiciones farmacéuticas son útiles como moduladores FXR o TGR5. Específicamente, la presente invención se relaciona con derivados y métodos de ácidos biliares para su preparación y uso. La presente invención se refiere a un proceso para la preparación de un compuesto (II) y sus sales y derivados que son intermedios útiles en la síntesis de moléculas biológicamente activas, especialmente en la síntesis de moduladores FXR y TGR5. La presente invención también se relaciona con un proceso para la preparación de un compuesto (III) y su sal de dietilamina. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Proceso para la preparación de derivados del ácido biliar de las sulfonilureas
Solicitud relacionada
Esta solicitud reivindica el beneficio de la Solicitud Provisional de los Estados Unidos núm. 62/427,354 presentada el 29 de noviembre de 2016.
Campo técnico
La presente invención se refiere a procesos y productos intermedios útiles en la preparación de moléculas biológicamente activas útiles como moduladores de FXR o TGR5, especialmente se refiere a derivados de ácido biliar y métodos para su preparación y uso.
Antecedentes de la invención
El Receptor Farnesoide X (FXR) es un receptor nuclear huérfano identificado inicialmente a partir de una biblioteca de ADNc de hígado de rata (BM. Forman, et al., Cell, 1995, 81(5), 687-693) que está estrechamente relacionado con el receptor de la ecdisona de insectos. FXR es un miembro de la familia de receptores nucleares de factores de transcripción activados por ligandos que incluye receptores para las hormonas esteroides, retinoides y tiroides (DJ. Mangelsdorf, et al., Cell, 1995, 83(6), 841-850). Los ligandos fisiológicos relevantes de FXR son ácido biliar (D. Parks et al., Science, 1999, 284(5418), 1362-1365). El más potente es el ácido quenodesoxicólico (CDCA), que regula la expresión de varios genes que participan en la homeostasis del ácido biliar. El farnesol y los derivados, en conjunto llamados farnesoides, se describen originalmente como activadores del receptor ortólogo de rata a altas concentraciones, pero no activan el receptor humano o de ratón. El FXR se expresa en el hígado, en todo el tracto gastrointestinal, incluido el esófago, el estómago, el duodeno, el intestino delgado, el colon, el ovario, la glándula suprarrenal y el riñón. Más allá del control de la expresión génica intracelular, el FXR también parece estar involucrado en la señalización paracrina y endocrina al regular la expresión del factor de crecimiento de fibroblastos de citoquinas (J. Holt et al., Genes Dev., 2003, 17(13), 1581-1591; T. Inagaki et al., Cell Metab., 2005, 2(4), 217-225).
Los compuestos de moléculas pequeñas que actúan como moduladores de FXR se divulgan en las siguientes publicaciones: WO 2000/037077, WO 2003/015771, WO 2004/048349, WO 2007/076260, WO 2007/092751, WO 2007/140174, WO 2007/140183, WO 2008/051942, WO 2008/157270, WO 2009/005998, WO 2009/012125, WO 2008/025539, WO 2008/025540, WO 2011/020615 y WO 2013/007387.
Otras moléculas pequeñas moduladoras de FXR se han revisado recientemente (R.C. Buijsman et al. Curr. Med. Chem. 2005, 12, 1017-1075).
El receptor TGR5 es un receptor acoplado a la proteína G identificado como un receptor de la superficie celular que responde al ácido biliar (BA). Se encontró que la estructura primaria de TGR5 y su capacidad de respuesta al ácido biliar está altamente conservada en el TGR5 entre humano, bovino, conejo, rata y ratón, por lo que sugiere que TGR5 tiene funciones fisiológicas importantes. Se encontró que el TGR5 está ampliamente distribuido no solo en los tejidos linfoides sino también en otros tejidos. Se detectaron altos niveles de ARNm de TGR5 en placenta, bazo y monocitos/macrófagos. Se demostró que el ácido biliar induce la internalización de la proteína de fusión de TGR5 desde la membrana celular al citoplasma (Kawamata et al., J. Bio. Chem., 2003, 278, 9435). Se encontró que TGR5 es idéntico al hGPCR19 reportado por Takeda et al., FEBS Lett. 2002,520, 97-101.
TGR5 está asociado con la acumulación intracelular de AMPc, que se expresa ampliamente en diversos tipos de células. Mientras que la activación de este receptor de membrana en macrófagos disminuye la producción de citoquinas proinflamatorias, (Kawamata, Y., et al., J. Biol. Chem. 2003, 278, 9435-9440), la estimulación de TGR5 por los BA en adipocitos y miocitos aumnta el gasto de energía (Watanabe, M., et al. Nature. 2006, 439, 484-489). Este último efecto implica la inducción dependiente de AMPc de la yodotironina desyodinasa tipo 2 (D2), que al convertir localmente T4 en T3, aumenta la actividad de la hormona tiroidea. Consistente con el papel de TGR5 en el control del metabolismo energético, las ratas hembras mutantes nulas de TGR5 muestran una acumulación de grasa significativa con el aumento de peso corporal cuando se enfrentan con una dieta alta en grasas, lo que indica que la falta de TGR5 disminuye el gasto de energía y provoca obesidad (Maruyama, T., et al., J. Endocrinol. 2006, 191, 197-205). Además, y en línea con la participación de TGR5 en la homeostasis energética, también se ha informado que la activación con ácido biliar del receptor de membrana promueve la producción del péptido 1 similar al glucagón (GLP-1) en líneas celulares enteroendocrinas murinas (Katsuma, S., Biochem. Biophys. Res. Commun., 2005, 329, 386-390). En base a todas las observaciones anteriores, TGR5 es un objetivo atractivo para el tratamiento de enfermedades, por ejemplo, obesidad, diabetes y síndrome metabólico.
Además del uso de agonistas de TGR5 para el tratamiento y la prevención de enfermedades metabólicas, los compuestos que modulan los moduladores de TGR5 también son útiles para el tratamiento de otras enfermedades, por ejemplo, enfermedades del sistema nervioso central así como también enfermedades inflamatorias (documentos
WO 01/77325 y WO 02/84286). Los moduladores de TGR5 también proporcionan métodos para regular la homeostasis del ácido biliar y el colesterol, la absorción de ácidos grasos y la digestión de proteínas y carbohidratos.
Los documentos WO2016/086134 y CN106518946 divulgan procesos para la producción de compuestos de fórmula (I) según se define en el presente documento.
Existe la necesidad de desarrollar moduladores de FXR y/o TGR5 para el tratamiento y la prevención de enfermedades. La presente invención proporciona un proceso e intermediarios para la preparación de compuestos, de fórmula (I) según se define en el presente documento, modulan FXR y/o TGR y que son útiles para tratar enfermedades.
Sumario de la invención
La presente invención se relaciona con procesos para la preparación de un compuesto de la Fórmula (I):

o una sal aceptable farmacéuticamente o solvato de la misma, en donde:
R1 se selecciona del grupo que consiste en:
1) alquilo-C1-C8 sustituido o no sustituido;
2) alquenilo-C2-C8 sustituido o no sustituido;
3) alquinilo-C2-C8 sustituido o no sustituido;
4) cicloalquilo-C3-C8 sustituido o no sustituido;
5) arilo sustituido o no sustituido;
6) arilalquilo sustituido o no sustituido;
7) heterocicloalquilo sustituido o no sustituido de 3 a 12 miembros;
8) heteroarilo sustituido o no sustituido;
9) heteroarilalquilo sustituido o no sustituido; y
10) NR2R3 ; en donde, R2 y R3 cada uno se selecciona independientemente de hidrógeno, alquilo-C1-C8 sustituido o no sustituido, alquenilo-C2-C8 sustituido o no sustituido, alquinilo-C2-C8 sustituido o no sustituido, cicloalquilo-C3-C8 sustituido o no sustituido. Alternativamente, R2 y R3 se toman junto con el átomo de nitrógeno al que se unen para formar un heterociclo de 3 a 12 miembros opcionalmente sustituido.
Una realización preferida de un compuesto de Fórmula (I) es el compuesto (III):

En ciertas realizaciones, la presente invención se refiere a un método para preparar una sal de dialquilamonio del compuesto (III).
En cierta realización, la presente invención se refiere a un proceso para preparar una forma cristalina de una sal de dialquilamonio de un compuesto (III).
En ciertas realizaciones, la presente invención se refiere a un proceso para preparar una forma amorfa sólida del compuesto (III) disolviendo el compuesto (III) en un disolvente polar, tal como, pero sin limitación, metanol, etanol, acetato de isopropilo, acetona, acetato de etilo, acetonitrilo, y luego mezclar la solución resultante con un antidisolvente, como, por ejemplo, pero sin limitación, agua, o un disolvente no polar miscible, como hexano o heptano, para precipitar la forma amorfa. Preferentemente, el compuesto (III) se disuelve en metanol, y luego la solución de metanol se agrega a agua para precipitar la forma amorfa del compuesto (III).
En ciertas realizaciones, la presente invención se refiere a métodos para preparar un compuesto (II) y sales y derivados
del mismo que son intermediarios útiles en la síntesis de moléculas biológicamente activas, incluyendo compuestos de Fórmula (I).

La invención se refiere además a métodos para aumentar el rendimiento del producto y disminuir las etapas del proceso para la producción a escala intermedia y a gran escala de compuestos de Fórmula (I), Compuesto (II) y Compuesto (III).
Los compuestos de Fórmulas (I) y Compuesto (III) son útiles para el tratamiento de una enfermedad hepática crónica, como una enfermedad que se selecciona del grupo que consiste en cirrosis biliar primaria (PBC), xantomatosis cerebrotendinosa (CTX), colangitis esclerosante primaria (PSC), colestasis inducida por fármacos, colestasis intrahepática del embarazo, colestasis asociada a la nutrición parenteral (PNAC), colestasis asociada a la proliferación bacteriana o sepsis, hepatitis autoinmune, hepatitis viral crónica, enfermedad hepática alcohólica, enfermedad del hígado graso no alcohólico (NAFLD), esteatohepatitis no alcohólica (NASH), enfermedad asociada a trasplante hepático injerto contra huésped, regeneración de trasplante hepático de donante vivo, fibrosis hepática congénita, coledocolitiasis, enfermedad hepática granulomatosa, neoplasia intrahepática o extrahepática, síndrome de Sjogren, sarcoidosis, enfermedad de Wilson, enfermedad de Gaucher, hemocromatosis y deficiencia de alfa 1 -antitripsina. Véase, por ejemplo, el documento WO2016/086218.
Breve sumario de las figuras
La Figura 1 presenta el espectro1H-NMR (en CD3OD) del compuesto 2-E, como se prepara en el Ejemplo 1. La Figura 2 presenta el espectro 1H-NMR (en CDCb) del compuesto 4-E como se preparó en el Ejemplo 3. La Figura 3 presenta el espectro 1H-NMR (en CDCb) del compuesto 5-E como se preparó en el Ejemplo 4. La Figura 4 presenta el espectro 1H-NMR del compuesto 6-E (en CDCb) como se preparó en el Ejemplo 5. La Figura 5 presenta el espectro 1H-NMR (en CDCb) del compuesto 10D como se prepara en el Ejemplo 7. La Figura 6 presenta el espectro 1H-NMR (en CDCb) del compuesto 12 preparado en el Ejemplo 9a.
La Figura 7 presenta el1H-NMR (en CDCb) del compuesto (III) preparado en el Ejemplo 10a.
La Figura 8 presenta el patrón de XRPD del compuesto 12 recristalizado en acetona como en el Ejemplo 9b. La Figura 9 presenta los termogramas de TGA y DSC del compuesto 12 recristalizado de acetona como en el Ejemplo 9b.
La Figura 10 presenta el patrón de XRPD del compuesto (III) precipitado de metanol como en el Ejemplo 10b.
Descripción detallada de la invención
La presente invención se refiere a procesos para la preparación de un compuesto de la Fórmula (I):

o una sal aceptable farmacéuticamente o solvato del mismo, en donde R1 es como se definió previamente.
La presente invención también se refiere a un proceso para preparar el compuesto (II) y sus sales y derivados. Tales compuestos son intermediarios útiles en la síntesis de moléculas biológicamente activas,

En otra realización, la presente invención se refiere a procesos para preparar el compuesto (III),

En otra realización más, la presente invención se refiere a procesos para preparar una forma cristalina de sal de dietilamonio del compuesto (III).
En otra realización más, la presente invención se refiere a procesos para preparar una forma amorfa del compuesto (III).
En una realización, la invención proporciona un método para preparar un compuesto (II) como se expone en el esquema 1. El método comprende las etapas de (1) proteger el grupo hidroxilo del ácido 7-ceto litocólico (KLCA, compuesto 1) para producir el compuesto 2; (2) hacer reaccionar el compuesto 2 con una fuente de azida en presencia de alcohol bencílico o un alcohol bencílico sustituido para producir el compuesto 3; (3) desproteger el compuesto 3 para producir el compuesto 4; (4) hacer reaccionar el compuesto 4 con un agente de sililación en presencia de una base para producir el compuesto 5; (5) hacer reaccionar el compuesto 5 con acetaldehído para producir el compuesto 6; (6) hidrogenar el compuesto 6 para producir el compuesto 7; (7) hacer reaccionar el compuesto 7 con una base en un disolvente prótico o una mezcla de un disolvente prótico y un disolvente no prótico para producir el compuesto 8; (8) reducir el compuesto 8 para producir el compuesto (II). Como se muestra en el esquema 1, el compuesto (II) se puede convertir en una sal de adición de ácido por reacción con un ácido HA. HA es preferentemente un ácido aceptable farmacéuticamente, tal como HCl.
Esquema 1

PGi es un grupo protector de hidroxilo tal como, pero sin limitación, acetilo, TBS, TES, TMS, TIPS, TBDPS, THP, MOM, MEM o s Em . Preferentemente PG1 es Tb S. PG2 es un grupo sililo, como, por ejemplo, TMS o TES. Preferentemente PG2 es TMS. R4 es fenilo sustituido o no sustituido; Preferentemente R4 es fenilo.
El proceso de la presente solicitud nunca se ha informado en la técnica. La síntesis del compuesto (II) se describió en la bibliografía (ACS Med Chem Lett 2013, 4, 1158) a partir de ácido obeticólico en 5 etapas. La síntesis de ácido obeticólico se informó en el documento US 2013/0345188 a partir de KLCA en 6 etapas. En general, el proceso conocido de preparación del compuesto (II) de amina implica más de 10 etapas que comienzan con KLCA con bajo rendimiento, y requieren purificación por cromatografía en columna, que es costosa y no es adecuada para la comercialización a gran escala. El proceso de la presente invención para preparar el compuesto (II) solo requiere 8 etapas con un buen rendimiento general y no requiere cromatografía en columna. El compuesto (II) puede formar una sal (como la sal de HCl), que se puede purificar por cristalización y recristalización. Los intermediarios clave, como el compuesto 4, se pueden obtener mediante cristalización en alta pureza.
Esquemas de síntesis
La presente invención se comprenderá mejor en relación con las Etapas 1-8, Esquemas 2-5, en donde PG1, R4 , y PG2 son como se definieron previamente a menos que se indique de otra forma. Será fácilmente evidente para un experto en la técnica que el proceso de la presente invención se puede practicar mediante la sustitución de los reactivos apropiados y que el orden de las etapas en sí puede variar.
Etapa 1: convertir el compuesto 1 en el compuesto 2:

El Compuesto 1, ácido 3a-hidroxi-7-ceto-5p-colan-24-óico (KLCA) se puede preparar a gran escala a partir de CDCA siguiendo los procedimientos de la bibliografía, por ejemplo, los procedimientos descritos en Organic Process Research & Development, 6(5), 665-669; 2002.
La etapa 1 es la protección del grupo 3-hidroxilo de KLCA con un grupo protector de hidroxilo adecuado PG1, que puede ser, pero sin limitación, acetilo, TBS, TES, TMS, TIPS, TBDPS, tHp, MOM, MEM y SEM. Preferentemente PG1 es t-butildimetil sililo (TBS). En la etapa 1, KLCA se hace reaccionar con un reactivo PG1-X, en donde X es un grupo saliente, preferentemente Cl, Br, I u OTf, en presencia de una base tal como, pero no limitado a, imidazol, TEA, DIPEA. La base preferida es imidazol. El KCLA se hace reaccionar preferentemente con una cantidad estequiométrica o en exceso del reactivo de protección del hidroxilo, tal como, pero sin limitación, 2 a 2,5 eq., por ejemplo, 2 eq., 2,2 eq., o 2,5 eq., para generar el intermediario 3,24-bis-O-PG1 de fórmula (1a), que se trata con un alcohol, tal como, pero no limitado a MeOH, y una base inorgánica tal como, pero no limitado a, K2CO3 , para dar el compuesto 2. En un aspecto, el intermediario 3,24-bis-O-PG1, compuesto 1a, se aísla y luego se convierte en el compuesto 2. En un aspecto preferido, el compuesto 1a, no se aísla y se convierte directamente en el compuesto 2. Etapa 2: convertir el compuesto 2 en el compuesto 3:
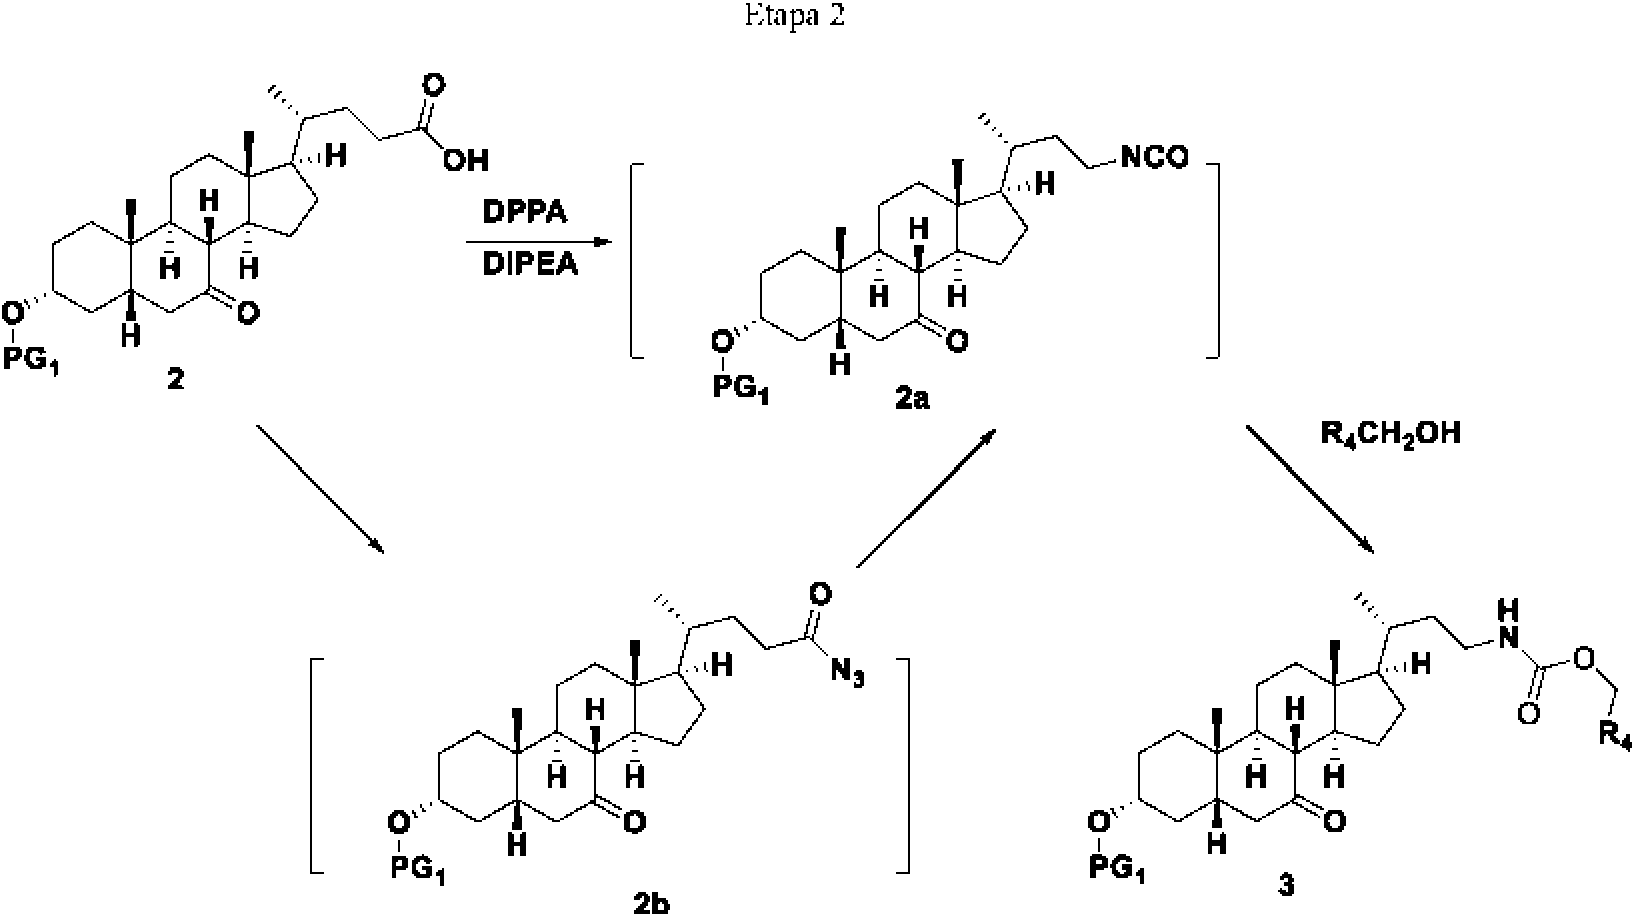
La etapa 2 es la conversión del compuesto 2 en el compuesto 3 a través de un reordenamiento de Curtius que genera el compuesto de intermediario de isocianato 2a. En un aspecto, el isocianato intermediario 2a se genera directamente in situ haciendo reaccionar el compuesto 2 con un reactivo de formación de acilazida adecuado, tal como, pero sin limitación, DPPA en presencia de una base orgánica, tal como, pero sin limitación, DIPEA o TEA, a una temperatura elevada. La base orgánica preferida es DIPEA. En un aspecto, la temperatura elevada es de 50 °C a 120 °C. En un aspecto, la temperatura es de 60 °C a 110 °C. En un aspecto, la temperatura es de 80 a 90 °C. En otro aspecto, el intermediario de isocianato 2a se genera al convertir el grupo carboxílico del compuesto 2 en un intermediario de acil azida 2b primero a una temperatura más baja, tal como a partir de -10 °C a 25 °C, a través de los procedimientos de
síntesis de acil azida conocidos en la técnica, y luego el intermediario de acil azida 2b se convierte en el intermediario de isocianato 2a al calentar a una temperatura elevada, como de 50 °C a 120 °C. El intermediario de isocianato 2a reacciona con alcohol bencílico o alcohol bencílico sustituido R4CH2OH para dar el compuesto 3. En un aspecto de la etapa 2, el intermediario de isocianato 2a se aísla antes de reaccionar con R4CH2OH. En un aspecto preferido, se genera el intermediario de isocianato 2a in situ y el producto bruto reacciona con R4CH2OH para dar el compuesto 3 directamente.
Etapa 3: convertir el compuesto 3 en el compuesto 4:

La etapa 3 es la eliminación del grupo protector, PG1 del compuesto 3 para formar el compuesto 4. El grupo protector puede eliminarse en condiciones de desprotección adecuadas como se conoce en la técnica. Por ejemplo, cuando PG1 es un grupo sililo, puede eliminarse mediante un reactivo de desprotección tal como, pero sin limitación, TBAF, o un ácido como HCl. Preferentemente, el compuesto 3 se trata con un ácido en un disolvente prótico. En un aspecto de la Etapa 3, el compuesto 3 de la Etapa 2 se usa directamente sin purificación adicional. Preferentemente, el compuesto 3 se trata con un ácido, tal como HCl, en un disolvente prótico como, pero sin limitación, MeOH, EtOH, iPrOH, H2O, o una mezcla de dos o más de estos disolventes, o una mezcla del(de los) disolvente(s) prótico(s) anterior(es) con uno o más disolventes apróticos como, pero sin limitación, THF, DCM, EtOAc, acetonitrilo o tolueno. En un aspecto preferido, el disolvente es MeOH. En otro aspecto preferido, el disolvente es EtOH. La reacción se puede llevar a cabo a una temperatura que varía de -10 °C a 50 °C. En un aspecto preferido, la temperatura de reacción es de 0 °C a 30 °C. En otro aspecto preferido, la temperatura de reacción es aproximadamente 25 °C. En otro aspecto preferido, el compuesto 3 se trata con HCl en MeOH a temperatura ambiente para dar el compuesto 4. El compuesto 4 se puede cristalizar en MeOH para proporcionar el compuesto 4 con una pureza superior al 85 %. En un aspecto, la pureza del compuesto 4 obtenido es superior al 90 %. En un aspecto, la pureza del compuesto 4 obtenido es superior al 95 %.
El rendimiento global para la conversión del compuesto 2 en el compuesto 4 es superior al 60 % después de la recristalización del compuesto 4 en dos etapas.
Etapa 4: convertir el compuesto 4 en el compuesto 5:

La etapa 4 es la formación del compuesto de silil éter 5 haciendo reaccionar el compuesto 4 con un agente de sililación en presencia de una base en un disolvente aprótico, tal como, pero sin limitación, DCM y THF.
En un aspecto de la Etapa 4, el agente de sililación es TMSCl, y la base es una base orgánica fuerte como, por ejemplo, NaHMDS, LiHMDS o LDA, y la reacción se produce a una temperatura más baja, como aproximadamente -78 °C.
En otro aspecto preferido de la Etapa 4, TMSOTf es el agente de sililación y se usa junto con una base orgánica tal como, pero no limitado a, TEA o DIPEA a una temperatura de reacción que varía de -20 °C a 30 °C. En un aspecto preferido, la temperatura de reacción es de aproximadamente - 5 °C a aproximadamente 15 °C. En otro aspecto, la temperatura es de aproximadamente 0 °C. La relación molar de TMSOTf al compuesto 4 varía preferentemente de 3 a 12. En un aspecto, la relación molar es de 3 a 6. En un aspecto, la relación molar es de 4,5 a 5,5.
Etapa 5: convertir el compuesto 5 en el compuesto 6:

La etapa 5 es una reacción aldólica del compuesto 5 con acetaldehído para producir el compuesto intermediario 5a, seguido de la eliminación para formar el compuesto 6 en presencia de un ácido de Lewis, tal como, pero sin limitación, un BF3 reactivo, o Ti (OiPr)4. En un aspecto de la Etapa 5, el ácido de Lewis es un aducto de BF3 , como BF3-Et2O. La reacción se lleva a cabo en un disolvente aprótico, tal como, pero sin limitación, DCM. La temperatura de reacción es preferentemente de aproximadamente -78 °C a temperatura ambiente (aproximadamente 25 °C). En un aspecto, la temperatura de reacción es de aproximadamente de -78 °C a aproximadamente -50 °C. En otro aspecto preferido, la temperatura de reacción es aproximadamente -60 °C.
Antes de realizar la Etapa 5, se prefiere eliminar el agua residual en el compuesto bruto 5 de la Etapa 4 para controlar la descomposición del compuesto 5. En un aspecto, el compuesto 5 producido en la etapa 4 se disuelve en un disolvente aprótico, tal como, pero sin limitación, DCM, heptano, hexanos o tolueno, y se lava abundantemente con agua para eliminar la traza de la base. El contenido de agua se limita preferentemente a <0,5 % (valoración de Karl Fisher) por co-destilación con un disolvente aprótico anhidro, como DCM, hexano, heptano, tolueno o THF.
Después de la reacción del compuesto 5 con acetaldehído de aproximadamente -78 °C a aproximadamente -50 °C, el compuesto 5a de producto Aldol se forma inicialmente como el producto principal. Luego se agrega metanol a la mezcla de reacción para detener la reacción y facilitar la eliminación para formar el compuesto olefínico 6. Alternativamente, se permite que la reacción proceda a una temperatura más alta, tal como desde -10 °C a temperatura ambiente, sin la adición de metanol para facilitar la formación de olefinas para proporcionar el compuesto 6.
En un aspecto de la Etapa 5, el compuesto 6 es una mezcla de isómeros de olefinas E y Z como se ilustra mediante las estructuras del compuesto 6A a continuación. La relación E/Z puede ser 1/1 a >9/1.

En un aspecto de la Etapa 5, el compuesto 6 isómero E se obtiene como el isómero dominante (el isómero E 6 es mayor que el 80 % y el isómero Z es menor que el 20 %). En otro aspecto, el isómero E es mayor que 90 % y el isómero Z es menor que 10 %. En otro aspecto, el isómero E es mayor que 95 % y el isómero Z es menor que 5 %.
En un aspecto de la Etapa 5, el producto bruto 6 contiene menos del 5 % del compuesto 3 de cetona. En otro aspecto, el producto bruto 6 contiene menos del 3 % del compuesto 3 de cetona. En otro aspecto, el producto bruto 6 contiene menos del 2 % del compuesto 3 de cetona.
Etapa 6: convertir el compuesto 6 en el compuesto 7:

En la Etapa 6, el compuesto 6 de la Etapa 5 se convierte en el compuesto 7 a través de una hidrogenación catalítica para eliminar el grupo protector de carbamato de bencilo y reducir la olefina en una etapa.
En un aspecto de la Etapa 6, el producto bruto 6 obtenido después del tratamiento de la Etapa 5 se usa directamente sin purificación. En un aspecto de la Etapa 6, el producto bruto 6 contiene isómeros de olefinas E y Z (6A). El porcentaje de isómero Z varía preferentemente de 0 % a 50%.
La hidrogenación catalítica se lleva a cabo en presencia de un catalizador como, pero sin limitación, paladio sobre carbono (Pd/C), Pd (OAc)2 , Pd(OH)2 y PtO2. El catalizador preferido es Pd/C. El contenido de paladio de este Pd/C puede oscilar de aproximadamente el 5 % a aproximadamente el 10 %. La cantidad de catalizador puede variar de aproximadamente 1 % en mol a aproximadamente 10 % en moles. La fuente de hidrógeno puede ser, pero sin limitación, gas hidrógeno y formiato de amonio. La presión del gas de hidrógeno varía preferentemente desde la presión atmosférica hasta aproximadamente 3447,378 kPa (500 psi). En un aspecto de la Etapa 6, la presión del gas hidrógeno es la presión atmosférica. En un aspecto de la Etapa 6, la presión del gas hidrógeno es de aproximadamente 344,737kPa a aproximadamente 1034,213 kPa (aproximadamente 50 a aproximadamente 150 psi). La temperatura de reacción de la Etapa 6 varía preferentemente de aproximadamente 5 °C a aproximadamente 120 °C. En un aspecto de la Etapa 6, la temperatura de reacción es de aproximadamente 5 °C a aproximadamente 80°°C. En un aspecto de la Etapa 6, la temperatura de reacción es de aproximadamente 20 °C a aproximadamente 50 °C. En un aspecto de la Etapa 6, la temperatura de reacción es aproximadamente la temperatura ambiente (aproximadamente 25 °C). En un aspecto de la Etapa 6, la temperatura de reacción es aproximadamente 50 °C. La reacción se puede realizar en un disolvente prótico o aprótico o en una mezcla de dos o más disolventes. Los disolventes adecuados incluyen, pero sin limitación, metanol, etanol, isopropanol, terc-butanol y THF. En un aspecto de la Etapa 6, el disolvente es etanol. En otro aspecto de la Etapa 6, el disolvente es metanol. En otro aspecto de la Etapa 6, el disolvente es una mezcla de metanol y THF. En un aspecto de la Etapa 6, se usa etanol y mezcla de THF como disolvente.
En ciertas realizaciones, el compuesto 7 se produce como una mezcla del isómero 6a-etilo y el isómero 6p-etilo. En ciertas realizaciones, el isómero 6p-etilo es el isómero dominante en el producto. En un aspecto de la Etapa 6, el compuesto bruto 7 contiene menos del 20 % de isómero 6a-etilo. En un aspecto de la Etapa 6, el compuesto bruto 7 contiene menos del 10 % de isómero 6a-etilo. En un aspecto de la Etapa 6, el compuesto bruto 7 contiene menos del 5 % de isómero 6a-etilo.
Aunque el compuesto 7 se muestra arriba como el isómero 6p-etilo, en realizaciones en las que el compuesto es una mezcla de los isómeros 6-alfa y 6-beta-etilo, puede representarse como el compuesto 7A a continuación.
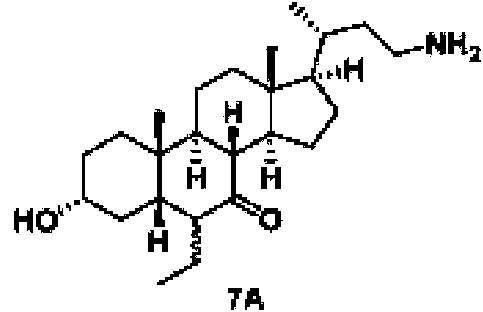
Etapa 7: convertir el compuesto 7 en el compuesto 8:

La etapa 7 es la epimerización del isómero 6p-etilo del compuesto 7 al isómero 6a-etilo, compuesto 8, en condiciones básicas. En un aspecto de la Etapa 7, el producto bruto obtenido de la Etapa 6, que contiene tanto el isómero 6p-etilo
como el isómero 6a-etilo, se usa en la Etapa 7 sin purificación adicional.
La base puede ser, pero sin limitación, hidróxido de sodio o hidróxido de potasio. En un aspecto, la base es una solución acuosa de hidróxido de sodio. En un aspecto de la Etapa 7, la base es una solución al 50 % de hidróxido de sodio en agua.
En un aspecto de la Etapa 7, el producto bruto de la Etapa 6 se usa directamente en la Etapa 7 después de la eliminación del catalizador, tal como Pd/C, por filtración. En un aspecto de la Etapa 7, el producto bruto 7 se usa después de la eliminación del catalizador y el disolvente.
La etapa 7 se lleva a cabo preferentemente en un disolvente prótico tal como, pero no limitado a metanol o etanol, o una mezcla de un disolvente prótico y no prótico, tal como, pero no limitado a una mezcla de metanol o etanol y THF.
En un aspecto de la Etapa 7, el disolvente es etanol. En otro aspecto de la Etapa 7, el disolvente es metanol. En otro aspecto de la Etapa 7, el disolvente es una mezcla de etanol y THF. En otro aspecto de la Etapa 7, el disolvente es una mezcla de metanol y THF.
Etapa 8: convertir el Compuesto 8 en el Compuesto (II):

La etapa 8a es la reducción de 7-cetona del compuesto 8 para formar el compuesto 7a-hidroxi de Fórmula II. Los agentes reductores adecuados incluyen, pero sin limitación, LiBH4, NaBH(OAc)3 y NaBH4. El agente reductor preferido es NaBH4. En un aspecto preferido, la mezcla de reacción bruta de la Etapa 7 que contiene el compuesto 8 se usa directamente en la Etapa 8a sin ningún tratamiento, por ejemplo, enfriando la mezcla a aproximadamente 0 °C y añadiendo el agente reductor, como NaBH4. En otro aspecto, el compuesto bruto 8 se aísla siguiendo la etapa 7, por ejemplo, mediante tratamiento acuoso estándar, y se usa directamente en la Etapa 8 sin purificación adicional.
La temperatura de reacción de la Etapa 8a varía preferentemente de aproximadamente 0 °C a aproximadamente 100 °C. En un aspecto de la Etapa 8, la temperatura de reacción es aproximadamente 0 °C. En un aspecto de la Etapa 8a, la temperatura de reacción es aproximadamente la temperatura ambiente (25 °C). En un aspecto de la Etapa 8a, la temperatura de reacción es aproximadamente 50 °C.
La etapa 8a se lleva a cabo en un disolvente prótico tal como, pero sin limitación, metanol o etanol o una mezcla de disolvente prótico y un disolvente aprótico, tal como, pero sin limitación, una mezcla de metanol y THF o etanol y THF.
Una vez terminada la reducción, la mezcla de reacción se extingue preferentemente con una solución de NaHCO3 acuoso y el producto se extrae con una mezcla de disolventes, como metanol y DCM, etanol y DCM, o metanol y MTBE.
En la Etapa 8b, los extractos combinados que contienen el compuesto de la Fórmula II se acidifican luego con un ácido HA para producir el compuesto 9, que es la sal de HA del compuesto de la Fórmula II. Preferentemente, HA es un ácido aceptable farmacéuticamente. Los ácidos adecuados HA incluyen, pero sin limitación, HCl, TsOH y H2SO4. Preferentemente, HA es HCl.
El compuesto 9 se puede cristalizar a partir de un sistema disolvente tal como, pero sin limitación, acetonitrilo, metanol y DCM, etanol y DCM, o metanol y MTBE. Preferentemente, el compuesto 9 se recristaliza en metanol y MTBE.
En un aspecto de la Etapa 8a y la Etapa 8b, la pureza del compuesto 9 obtenida después de la cristalización es superior al 90 % por análisis de HPLC. En un aspecto de la Etapa 8a y la Etapa 8b, la pureza del compuesto 9 obtenida después de la cristalización es superior al 95 % por análisis de HPLC. En un aspecto de la Etapa 8a y la Etapa 8b, la pureza del compuesto 9 obtenida después de la cristalización es superior al 98 % por análisis de HPLc .
Desde la Etapa 3 a la Etapa 8 de acuerdo con el Esquema 1, el compuesto 4 y el compuesto 9 se purifican preferentemente por cristalización. El compuesto 5 se usa preferentemente como producto bruto sin purificación. El compuesto 6, el compuesto 7 y el compuesto 8 se obtienen preferentemente como materiales brutos y se usan directamente en la siguiente etapa o, con mayor preferencia, se usan directamente sin aislamiento de una sola manera. El compuesto 7 y el compuesto 8 también pueden separarse como sus sales de HA.
Proceso para preparar un compuesto de la Fórmula (I):
La presente invención también incluye un proceso para preparar un compuesto de la fórmula (I) que comienza con el compuesto (II) como se muestra en el Esquema 2.
Esquema 2

El proceso implica convertir el compuesto (II) en el compuesto de la Fórmula (I), en donde R1 es como se definió anteriormente, haciendo reaccionar el compuesto (II) con un compuesto representado por 10E en donde, R' es imidazol-1-ilo, alquil-O-aril-O, Cl o CCb, en presencia de una base orgánica. La reacción se lleva a cabo preferentemente en un disolvente aprótico, tal como, pero sin limitación, THF, DCM o tolueno. En otro aspecto, el disolvente de reacción es una mezcla de un disolvente aprótico, tal como THF, DCM o tolueno, con un disolvente prótico, tal como isopropanol, EtOH o MeOH. En un aspecto preferido, el disolvente de reacción es una mezcla de tolueno e isopropanol. Las bases orgánicas adecuadas incluyen, pero sin limitación, trimetilamina y diisopropiletilamina. La temperatura de reacción varía preferentemente de aproximadamente 0 °C a aproximadamente 80 °C. En un aspecto, la reacción se lleva a cabo a aproximadamente 0 °C. En otro aspecto, la reacción se lleva a cabo aproximadamente a temperatura ambiente (aproximadamente 25 °C). En otro aspecto más, la reacción se lleva a cabo a aproximadamente 50 °C.
Preferentemente, R' en el compuesto 10E es imidazol-1-ilo, MeO-, EtO- o PhO-. Con mayor preferencia, R' es PhO-. El disolvente, la base orgánica y las condiciones de reacción utilizadas en esta reacción también se pueden usar en la preparación del compuesto (III) que se muestra en el Esquema 3.
Proceso para Preparar el Compuesto (III)
El proceso de la presente invención también incluye un proceso de preparación del compuesto (III) a partir del compuesto (II) siguiendo el proceso que se describe en el Esquema 3.
Esquema 3

El proceso implica la conversión del compuesto de amina (II) al compuesto de sulfonilurea (III) con un reactivo apropiado, como los que se muestran a continuación, en presencia de una base orgánica.

En un aspecto, el reactivo es 10B que puede formarse haciendo reaccionar el compuesto de sulfonamida 10A con
CDI.
En otro aspecto, dicho reactivo puede ser un compuesto de sulfonilcarbamato 10C, en donde R5 es alquilo o arilo, preferentemente metilo, etilo o fenilo. El reactivo preferido es 10D.
En un aspecto, el compuesto de amina (II) reacciona con 10D en un disolvente aprótico, como, pero sin limitación, THF, DCM o tolueno. En otro aspecto, el disolvente de reacción es una mezcla de un disolvente aprótico, tal como THF, DCM o tolueno, con un disolvente prótico, tal como isopropanol, EtOH o MeOH. En un aspecto preferido, el disolvente de reacción es una mezcla de tolueno e isopropanol. Las bases orgánicas adecuadas incluyen, pero sin limitación, trietilamina y diisopropiletilamina. La temperatura de reacción varía preferentemente de aproximadamente 0 °C a aproximadamente 80 °C. En un aspecto, la reacción se lleva a cabo a aproximadamente 0 °C. En otro aspecto, la reacción se lleva a cabo aproximadamente a temperatura ambiente (aproximadamente 25 °C). En otro aspecto más, la reacción se lleva a cabo a aproximadamente 50 °C.
Preferentemente, la cantidad de reactivo de sulfonilo 10B o 10C, por ejemplo, el compuesto 10D, usado en este proceso se elige para minimizar la formación del subproducto 11, con la estructura que se muestra a continuación. La presencia de la cantidad en exceso de compuesto 10D en la mezcla de reacción, por ejemplo, tiende a dar como resultado la formación del subproducto 11. En el sistema de disolvente de reacción que contiene disolvente prótico, como isopropanol, la formación del subproducto 11 se puede minimizar.

En un aspecto, la relación molar del compuesto (II) y el compuesto 10D es de aproximadamente 1 a 1. En otro aspecto, la relación molar del compuesto (II) y el compuesto 10D es de aproximadamente 1 a 1,05. En otro aspecto más, la relación molar del compuesto de la fórmula II y el compuesto 10D es de aproximadamente 1 a 1,1. En otro aspecto más, la relación molar del compuesto (II) y el compuesto 10D es de 1 a 1.15.
Proceso para preparar una forma cristalina del compuesto de la sal de dietilamonio de Fórmula (I)
En otra realización, la presente invención proporciona un proceso para preparar una forma cristalina de una sal de dietilamonio de un compuesto de la Fórmula (I), como se muestra en el Esquema 4.
Esquema 4
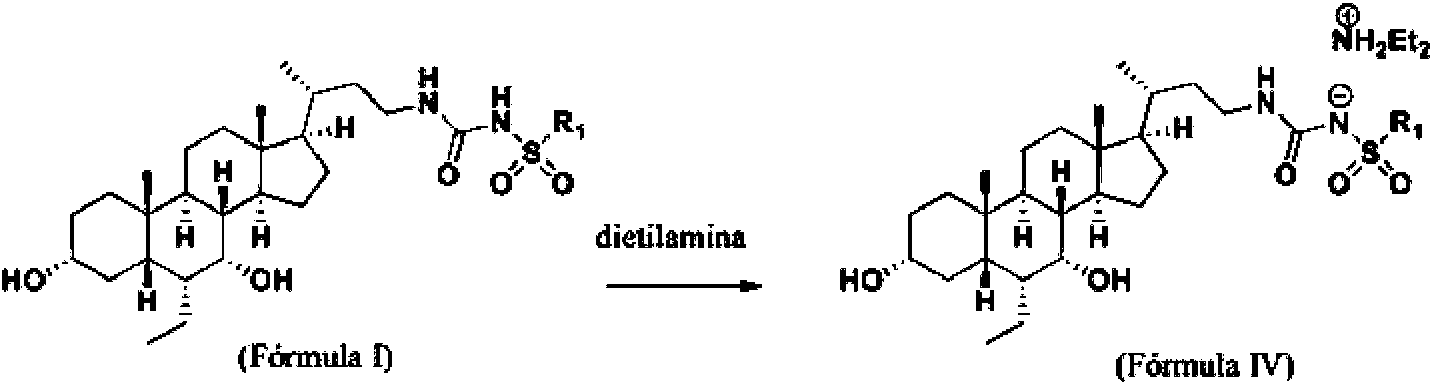
El proceso comprende tratar el compuesto de la Fórmula (I) con un exceso de dietilamina en solución, formando de esta manera la sal de dietilamonio del compuesto de la Fórmula (I), que se muestra en el Esquema 4 como Fórmula (IV). En una realización, el compuesto de la Fórmula (I) se hace reaccionar con dietilamina como el producto bruto del proceso mostrado en el Esquema 2. Es decir, el compuesto de la Fórmula (I) se puede hacer reaccionar con dietilamina sin aislar y/o purificar el compuesto. En otra realización, el compuesto de la Fórmula (I) se aísla y/o purifica antes de la reacción con dietilamina.
Proceso para preparar la forma cristalina de la sal de dietilamonio del compuesto (III)
En otra realización, la presente invención proporciona un proceso que prepara una forma cristalina de la sal de dietilamonio del compuesto (III), como se muestra en el Esquema 5.
Esquema 5

El Esquema 5 describe la formación del producto 12, la sal de dietilamonio del compuesto (III), que es preferentemente cristalina y de alta pureza. En un aspecto, el compuesto bruto (III) que sigue el proceso del Esquema 3 se usa después de un tratamiento ácido sin ninguna purificación adicional. En otra realización, el compuesto (III) se aísla y/o se purifica antes de la reacción con dietilamina. Los disolventes adecuados para usar en este proceso incluyen, pero sin limitación, acetona, acetato de isopropilo y acetato de etilo. Preferentemente, el disolvente es acetato de etilo. Tras el tratamiento del compuesto bruto (III) con dietilamina en acetona, el compuesto 12 se cristaliza lentamente a partir de la solución como un material cristalino. La relación molar de dietilamina a compuesto (III) en el proceso de formación de sal varía preferentemente de aproximadamente 1:1 a aproximadamente 10:1.
En un aspecto, la relación molar de dietilamina a compuesto (III) varía de aproximadamente 1:1 a aproximadamente 5:1. En otro aspecto, la relación molar de dietilamina a compuesto (III) varía de aproximadamente 1.2:1 a aproximadamente 3:1. En otro aspecto más, la relación molar de dietilamina a compuesto (III) varía de aproximadamente 1,2:1 a aproximadamente 2:1.
En una realización, después de la reacción, el compuesto 12 se cristaliza a partir de la mezcla de reacción bruta directamente. En un aspecto, el compuesto 12 se obtiene con una pureza superior a aproximadamente el 90 % después de la cristalización. En otro aspecto, el compuesto 12 se obtiene con una pureza superior a aproximadamente el 95 % después de la cristalización. En otro aspecto más, el compuesto 12 se obtiene con una pureza superior a aproximadamente el 98 % después de la cristalización.
En otra realización, el compuesto 12 se recristaliza a partir de un disolvente, tal como, pero sin limitación, acetona, acetato de isopropilo o acetato de etilo.
En otra realización, el compuesto 12 se recristaliza a partir de una mezcla de disolventes, tales como, pero sin limitación, MeOH y acetona, acetato de etilo y acetona, o tolueno y acetona. En un aspecto, el MeOH se agrega primero para disolver el compuesto 12, luego concentrar la solución eliminando parcialmente el MeOH, seguido de la adición de acetona para generar la forma cristalina del compuesto 12. En un aspecto, el compuesto 12 se disuelve en una mezcla de metanol y acetona, preferentemente en un intervalo de 5 % a 20 % en volumen de metanol, calentando a aproximadamente 40-50 °C. La solución se enfría entonces de 0 °C a temperatura ambiente para generar una forma cristalina del compuesto 12. Preferentemente, la relación en volumen de metanol a acetona es 1:9. En un aspecto, el compuesto 12 se obtiene con una pureza superior a aproximadamente el 90 % después de la recristalización. En otro aspecto, el compuesto 12 se obtiene con una pureza superior a aproximadamente el 95 % después de la recristalización. En otro aspecto más, el compuesto 12 se obtiene con una pureza superior a aproximadamente el 98 % después de la recristalización.
Proceso para preparar una forma amorfa del compuesto de la Fórmula (I)
En otra realización, la presente invención proporciona un proceso para preparar una forma sólida amorfa del compuesto de la Fórmula (I), a partir de la sal de dietilamonio de la Fórmula (IV). Este proceso se muestra en el Esquema 6.
Esquema 6

El proceso comprende la etapa de tratar el compuesto de la Fórmula (IV) con un ácido en solución para formar el compuesto de la Fórmula (I), y luego aislar la forma sólida amorfa del compuesto de la Fórmula (I). En un aspecto, el ácido utilizado es el ácido cítrico. En otro aspecto, el ácido utilizado es HCl.
Proceso para preparar una forma amorfa del Compuesto (III)
En otra realización, la presente invención proporciona un proceso para preparar una forma sólida amorfa del compuesto (III) partiendo del compuesto 12. El proceso se ilustra en el Esquema 7.
Esquema 7

El método comprende hacer reaccionar el compuesto 12 con un ácido en solución para producir el compuesto (III) y aislar una forma amorfa del compuesto (III). En un aspecto, el ácido utilizado es el ácido cítrico. En otro aspecto, el ácido es HCl. En una realización, el compuesto 12 reacciona con el ácido lavando una solución del compuesto 12 en un disolvente orgánico tal como, pero sin limitación, EtOAc, DCM o iPrOAc, con una solución acuosa del ácido. En un aspecto, el disolvente orgánico es EtOAc. En un aspecto, la solución ácida acuosa es ácido cítrico al 10 % en agua. Preferentemente, el proceso comprende además secar y concentrar la fase orgánica proporcionando la forma sólida amorfa del compuesto de la fórmula III. En otra realización, la solución del compuesto 12 se lava con ácido y luego se intercambia a disolvente con metanol. La solución de metanol se agrega a agua para formar un precipitado, que preferentemente se aísla por filtración para proporcionar una forma sólida amorfa del compuesto III.
Definiciones
Más abajo se mencionan las definiciones de diversos términos usados para describir esta invención. Estas definiciones se aplican a los términos a medida que se usan a lo largo de esta memoria descriptiva y las reivindicaciones, a menos que se limite de cualquier otra manera en casos específicos, ya sea individualmente o como parte de un grupo más grande.
El término “alquilo”, como se usa en el presente documento, se refiere a un grupo hidrocarburo saturado monovalente de cadena lineal o ramificada. Los radicales alquilo preferidos incluyen radicales alquilo C1-C6 y alquilo C1-C8. Ejemplos de grupos alquilo C1-C6 incluyen, pero sin limitación, grupos metilo, etilo, propilo, isopropilo, n-butilo, terc-butilo, neopentilo, n-hexilo; y ejemplos de grupos alquilo C1-C8 incluyen, pero sin limitación, grupos metilo, etilo, propilo, isopropilo, n-butilo, terc- butilo, neopentilo, n-hexilo, heptilo y octilo.
El término “alquenilo”, como se usa en el presente documento, denota un grupo monovalente derivado de un resto hidrocarburo mediante la eliminación de un solo átomo de hidrógeno en donde el resto hidrocarburo tiene al menos un doble enlace carbono-carbono. Los grupos alquenilo preferidos incluyen grupos alquenilo C2-C6 y alquenilo C2-C8. Los grupos alquenilo incluyen, pero sin limitación, por ejemplo, etenilo, propenilo, butenilo, 1-metil-2-buten-1-ilo, heptenilo, octenilo y similares.
El término “alquinilo”, como se usa en el presente documento, denota un grupo monovalente derivado de un resto hidrocarburo mediante la eliminación de un solo átomo de hidrógeno en el que el resto hidrocarburo tiene al menos un
enlace triple carbono-carbono. Los grupos alquinilo preferidos incluyen grupos alquinilo C2-C6 y alquinilo C2-C8. Los grupos alquinilo representativos incluyen, pero sin limitación, por ejemplo, etinilo, 1-propinilo, 1-butinilo, heptinilo, octinilo y similares.
El término “cicloalquilo”, como se usa en el presente documento, se refiere a un anillo carbocíclico saturado monocíclico o policíclico o a un grupo bi o tricíclico fusionado, sistema puente o espiro, y los átomos de carbono pueden oxo-sustituirse opcionalmente o sustituirse opcionalmente con doble enlace olefínico exocíclico. Los grupos cicloalquilo preferidos incluyen grupos cicloalquilo C3-C8 y cicloalquilo C3-C12. Ejemplos de cicloalquilo C3-C8 incluyen, pero sin limitación, ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo, ciclopentilo y ciclooctilo; y ejemplos de cicloalquilo C3-C12 incluyen, pero sin limitación, ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo, ciclooctilo, biciclo[2.2.1]heptilo, biciclo[2.2.2]octilo, espiro[2.5]octilo, 3-metilenbicilo[3.2.1]octilo, espiro[4.4]nonanilo, biciclo[3.1.0]hexanilo, espiro[2.3]hexanilo, biciclo[3.1.1]heptanilo, espiro[2.5]octanilo, biciclo[4.1.0]heptanilo, biciclo[3.1.0]hexano-6-ilo, espiro[2.3]hexan-5-ilo, biciclo[3.1.1]heptan-3-ilo, espiro[2.5]octan-4-ilo y biciclo[4.1.0]heptan-3-ilo y similares.
El término “cicloalquenilo”, como se usa en el presente documento, se refiere a un anillo carbocíclico monocíclico o policíclico o a un grupo bi o tricíclico fusionado, sistema puente o espiro que tiene al menos un doble enlace carbonocarbono y los átomos de carbono pueden oxo-sustituirse opcionalmente o sustituirse opcionalmente con doble enlace olefínico exocíclico. Los grupos cicloalquenilo preferidos incluyen grupos cicloalquenilo C3-C8 y cicloalquenilo C3-C12. Ejemplos de cicloalquenilo C3-C8 incluyen, pero sin limitación, ciclopropenilo, ciclobutenilo, ciclopentenilo, ciclohexenilo, cicloheptenilo, ciclooctenilo y similares; y ejemplos de cicloalquenilo C3-C12 incluyen, pero sin limitación, ciclopropenilo, ciclobutenilo, ciclopentenilo, ciclohexenilo, cicloheptenilo, ciclooctenilo, biciclo[2.2.1]hept-2-enilo, biciclo[3.1.0]hex-2-enilo, espiro[2.5]oct-4-enilo, espiro[4.4]non-1-enilo, biciclo[4.2.1]non-3-en-9-ilo, y similares.
Los términos “heterocíclico” o “heterocicloalquilo” pueden usarse indistintamente y se refieren a un anillo no aromático o a un grupo bi o tricíclico fusionado, sistema puente o espiro, en donde (i) cada sistema de anillos contiene al menos un heteroátomo que se selecciona independientemente de oxígeno, azufre y nitrógeno, (ii) cada sistema de anillos puede ser saturado o insaturado (iii) los heteroátomos de nitrógeno y azufre pueden oxidarse opcionalmente, (iv) el heteroátomo de nitrógeno puede ser cuaternizado opcionalmente, (v) cualquiera de los anillos anteriores pueden fusionarse a un anillo aromático, y (vi) los átomos restantes del anillo son átomos de carbono que pueden oxosustituirse opcionalmente o sustituirse opcionalmente con doble enlace olefínico exocíclico. Los grupos heterocicloalquilo representativos incluyen, pero sin limitación, [1,3]-dioxolano, pirrolidinilo, pirazolinilo, pirazolidinilo, imidazolinilo, imidazolidinilo, piperidinilo, piperazinilo, oxazolidinilo, isoxazolidinilo, morfolinilo, tiazolidinilo, isotiazolidinilo, quinoxalinilo, piridazinonilo, 2-azabiciclo[2.2.1]-heptilo, 8-azabiciclo[3.2.1]octilo, 5-azaespiro[2.5]octilo, 1-oxa-7-azaespiro[4.4]nonanilo, 7-oxooxepan-4-ilo y tetrahidrofurilo. Dichos grupos heterocíclicos pueden sustituirse adicionalmente. Los grupos heteroarilo o heterocíclicos pueden unirse a C o a N (donde sea posible).
El término “arilo”, como se usa en el presente documento, se refiere a un sistema de anillos carbocíclicos mono o policíclicos que comprenden al menos un anillo aromático, que incluye, pero sin limitación, fenilo, naftilo, tetrahidronaftilo, indanilo e indenilo. Un arilo policíclico es un sistema de anillos policíclicos que comprenden al menos un anillo aromático. Los arilos policíclicos pueden comprender anillos fusionados, anillos unidos covalentemente o una combinación de estos.
Como se usa en el presente documento, el término “arilalquilo” se refiere a un grupo funcional en donde una cadena de alquileno se une a un grupo arilo, por ejemplo, -CH2CH2-fenilo. El término “arilalquilo sustituido” se refiere a un grupo funcional arilalquilo en el cual el grupo arilo está sustituido. Los ejemplos incluyen, pero sin limitación, bencilo, fenetilo y similares. Los grupos arilalquilo preferidos incluyen grupos aril-C1-C8-alquilo.
El término “heteroarilo”, como se usa en el presente documento, se refiere a un grupo mono, bi o tricíclico que comprende al menos un anillo aromático de 5 o 6 miembros que comprende al menos un átomo del anillo que se selecciona de S, O y N. Los grupos heteroarilo preferidos son monocíclicos o bicíclicos. Los grupos heteroarilo incluyen grupos monocíclicos que tienen 5 o 6 átomos del anillo y grupos bicíclicos fusionados que comprenden de 8 a 10 átomos del anillo. En este caso, los grupos de heteroarilo incluyen, pero sin limitación, piridinilo, pirazolilo, pirazinilo, piriminilo, pirolilo, pirazolilo, imidazolilo, penacho, trenzolilo, triclolinato de litio, adenocolol, adenazolilo, oxazolilo, isazazolilo, tiazolol, triazolilo, adenocoligero, ooliazolilo, adenovolilo, adenovolilo, adenazolilo, oxazolilo, isazazolilo, tiazolilo, triazolilo, adenololizado, adenovolilo, adenazolil, oxazolilo, isazololilo, adenazol, etc. benzooxazolilo, benzotienilo, quinoxalilo, indolilo, indazolilo, benzisoxazolilo, benzofuranilo, benzotriazolilo, benzotiazolilo y similares.
El término “heteroarilalquilo” como se usa en el presente documento, se refiere a una cadena alquileno unido a un grupo heteroarilo. El término “heteroarilalquilo sustituido” se refiere a un grupo funcional heteroarilalquilo en el cual el grupo heteroarilo está sustituido. Los ejemplos incluyen, pero sin limitación, piridinilmetilo, pirimidiniletilo y similares. Los grupos heteroarilalquilo preferidos incluyen grupos heteroaril-C1-C8-alquilo.
El término “biarilo”, como se usa en el presente documento, se refiere a un resto que consiste en dos grupos arilo, dos grupos heteroarilo o un grupo arilo y un grupo heteroarilo, en donde los dos grupos están conectados por un enlace sencillo. Un grupo biarilo sustituido es un grupo biarilo en el que al menos uno de los grupos conectados tiene al menos un sustituyente no hidrógeno. Los ejemplos de grupos biarilo incluyen grupos bifenilo, piridilfenilo, pirimidilfenilo,
pirimidipiridilo y pirimidiloxadizolilo. El término “anl-heterocidilo” se refiere a un grupo bicíclico que comprende un grupo arilo o heteroarilo monocíclico conectado a un grupo heterocíclico por un enlace sencillo. Los ejemplos de grupos arilheterociclilo incluyen grupos fenil-piperidinilo y piridil-piperidinilo.
Como se usa en el presente documento, el término “alcoxi” empleado solo o en combinación con otros términos se refiere, a menos que se indique de cualquier otra manera, a un grupo alquilo que tiene el número designado de átomos de carbono conectados al resto de la molécula por medio de un átomo de oxígeno, tales como, por ejemplo, metoxi, etoxi, 1-propoxi, 2-propoxi (isopropoxi) y los homólogos e isómeros superiores. Los alcoxi preferidos son alcoxi (C1-Ca).
El término “sustituido” se refiere a la sustitución por reemplazo independiente de uno, dos, o tres o más de los átomos de hidrógeno con sustituyentes que incluyen, pero sin limitación, -F, -Cl, -Br, -I, -OH, alquilo C1-C12; alquenilo C2-C12, alquinilo C2-C12, hidroxi protegido, -NO2 , -Na, -CN, -NH2 , amino protegido, oxo, tioxo, -NH-C1-C12-alquilo, -NH-C2-C8-alquenilo, -NH-C2-C8-alquinilo, -NH-Ca-C12-cicloalquilo, -NH-arilo, -NH-heteroarilo, -NH-heterocicloalquilo, -dialquilamino, -diarilamino, -diheteroarilamino, -O-C1-C12-alquilo, -O-C2-C8-alquenilo, -O-C2-C8-alquinilo, -O-Ca-C12-cicloalquilo, -O-arilo, -O-heteroarilo, -O-heterocicloalquilo, -C(O)-C1-C12-alquilo, -C(O)-C2-C8- alquenilo, -C(O)-C2-C8-alquinilo, -C(O)-Ca-C12-cicloalquilo, -C(O)-arilo, -C(O)-heteroarilo, -C(O)-heterocicloalquilo, -CONH2 , -CONH-C1-C12-alquilo, -CONH-C2-C8-alquenilo, -CONH-C2-C8-alquinilo, -CONH-Ca-C12-cicloalquilo, -CONH-arilo, -CONH-heteroarilo, -CONH-heterocicloalquilo, -OCO2-C1-C12-alquilo, -OCO2-C2-C8-alquenilo, -OCO2-C2-C8-alquinilo, -OCO2-Ca-C12-cicloalquilo, -OCO2-arilo, -OCO2-heteroarilo, -OCO2-heterocicloalquilo, -CO2-C1-C12alquilo, -CO2-C2-C8-alquenilo, -CO2-C2-C8-alquinilo, CO2-Ca-C12-cicloalquilo, -CO2-arilo, CO2- heteroarilo, CO2-heterocicloalquilo, -OCONH2, -OCONH-C1-C12-alquilo, -OCONH-C2-C8-alquenilo, -OCONH-C2-C8-alquinilo, -OCONH-Ca-C12-cicloalquilo, -OCONH-arilo, -OCONH- heteroarilo, -OCONH-heterociclo-alquilo, -NHC(O)H, -NHC(O)-C1-C12-alquilo, -NHC(O)-C2-C8-alquenilo, -NHC(O)-C2-C8-alquinilo, -NHC(O)-Ca-C12-cicloalquilo, -NHC(O)-arilo, -NHC(O)- heteroarilo, -NHC(O)-heterociclo-alquilo, -NHCO2-C1-C12-alquilo, -NHCO2-C2-C8-alquenilo, - NHCO2- C2-C8-alquinilo, -NHCO2-Ca-C12-cicloalquilo, -NHCO2-arilo, -NHCO2-heteroarilo, -NHCO2-heterocicloalquilo, -NHC(O)NH2 , -NHC(O)NH-C1-C12-alquilo, -NHC(O)NH-C2-C8- alquenilo, -NHC(O)NH-C2-C8-alquinilo, -NHC(O)NH-Ca-C12-cicloalquilo, -NHC(O)NH-arilo, -NHC(O)NH-heteroarilo, -NHC(O)NH-heterocicloalquilo, NHC(S)NH2 , -NHC(S)NH-C1-C12-alquinilo, -NHC(S)NH-C2-C8-alquenilo, -NHC(S)NH-C2-C8-alquinilo, -NHC(S)NH-Ca-C12-cicloalquilo, -NHC(S)NH-arilo, -NHC(S)NH-heteroarilo, -NHC(S)NH-heterocicloalquilo, -NHC(NH)NH2, -NHC(NH)NH-C1-C12-alquilo, -NHC(NH)NH-C2-C8-alquenilo, -NHC(NH)NH-C2-C8-alquinilo, -NHC(NH)NH-Ca-C12-cicloalquilo, -NHC(NH)NH-arilo, -NHC(NH)NH-heteroarilo, -NHC(NH)NH-heterocicloalquilo, -NHC(NH)-C1-C12-alquilo, -NHC(NH)-C2-C8-alquenilo, -NHC(NH)-C2-C8-alquinilo, -NHC(NH)-Ca-C12-cicloalquilo, -NHC(NH)-arilo, -NHC(NH)-heteroarilo, -NHC(NH)- heterocicloalquilo, -C(NH)NH-C1-C12-alquilo, -C(NH)NH-C2-C8-alquenilo, -C(NH)NH-C2-C8- alquinilo, -C(NH)NH-Ca-C12-cicloalquilo, -C(NH)NH-arilo, -C(NH)NH-heteroarilo, -C(NH)NH- heterocicloalquilo, -S(O)-C1-C12-alquilo, -S(O)-C2-C8-alquenilo, - S(O)-C2-C8-alquinilo, -S(O)-Ca-C12-cicloalquilo, -S(O)-arilo, -S(O)-heteroarilo, -S(O)-heterocicloalquilo, -SO2NH2, -SO2 NH-C1-C12-alquilo, -sO2NH-C2-C8-alquenilo, -SO2NH-C2-Cs-alquinilo, -SO2NH-Ca-C12-cicloalquilo, - SO2NH-arilo, -SO2NH-heteroarilo, -SO2NH- heterocicloalquilo, -NHSO2-C1-C12-alquilo, -NHSO2-C2-C8-alquenilo, - NHSO2-C2-C8-alquinilo, -NHSO2-Ca-C12-cicloalquilo, -NHSO2-arilo, -NHSO2- heteroarilo, -NHSO2-heterocicloalquilo, -CH2NH2 , -CH2sO 2CHa, -arilo, -arilalquilo, -heteroarilo, - heteroarilalquilo, -heterocicloalquilo, -Ca-C12-cicloalquilo, polialcoxialquilo, polialcoxi, -metoximetoxi, -metoxietoxi, -SH, -S-C1-C12-alquilo, -S-C2-C8-alquenilo, -S-C2-C8-alquinilo, -S-Ca- C12-cicloalquilo, -S-arilo, -S-heteroarilo, -S-heterocicloalquilo, o metiltio-metilo. Se entiende que los arilos, heteroarilos, alquilos, cicloalquilos y similares pueden sustituirse adicionalmente. En algunos casos, cada sustituyente en un resto sustituido está adicionalmente opcionalmente sustituido con uno o más grupos, cada grupo se selecciona independientemente de -F, -Cl, -Br, -I, -OH, -NO2, -CN, o - NH2.
La expresión “opcionalmente sustituido”, como se usa en el presente documento, se refiere a que el grupo referenciado puede estar sustituido o no. En una realización, el grupo referenciado se sustituye opcionalmente con cero sustituyentes, es decir, el grupo referenciado no se sustituye. En otra realización, el grupo referenciado se sustituye opcionalmente con uno o más grupos adicionales individualmente y se selecciona independientemente de los grupos descritos en el presente documento.
De acuerdo con la invención, cualquiera de los arilos, arilos sustituidos, heteroarilos y heteroarilos sustituidos descritos en el presente documento, puede ser cualquier grupo aromático. Los grupos aromáticos pueden ser sustituidos o no sustituidos.
Se entiende que cualquier resto alquilo, alquenilo, alquinilo, cicloalquilo y cicloalquenilo descrito en el presente documento también puede ser un grupo alifático, un grupo alicíclico o un grupo heterocíclico. Un “grupo alifático” es un resto no aromático que puede contener cualquier combinación de átomos de carbono, átomos de hidrógeno, átomos de halógeno, oxígeno, nitrógeno u otros átomos, y contiene opcionalmente una o más unidades de insaturación, por ejemplo, dobles y/o triples enlaces. Un grupo alifático puede ser de cadena lineal, ramificada o cíclica y preferentemente contiene entre aproximadamente 1 y aproximadamente 24 átomos de carbono, más típicamente entre aproximadamente 1 y aproximadamente 12 átomos de carbono. Además de los grupos de hidrocarburos alifáticos, los grupos alifáticos incluyen, por ejemplo, polialcoxialquilos, tales como polialquilenglicoles, poliaminas y poliiminas, por ejemplo. Dichos grupos alifáticos pueden sustituirse adicionalmente. Se entiende que los grupos alifáticos pueden usarse en lugar de los grupos alquilo, alquenilo, alquinilo, alquileno, alquenileno y alquinileno
descritos en la presente descripción.
El término “alicídico”, como se usa en el presente documento, denota un grupo monovalente derivado de un compuesto de anillo carbocíclico saturado monocíclico o policíclico mediante la eliminación de un solo átomo de hidrógeno. Los ejemplos incluyen, pero sin limitación, ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo, biciclo[2.2.1]heptilo y biciclo[2.2.2]octilo. Dichos grupos alicíclicos pueden sustituirse adicionalmente.
Resultará evidente que, en diversas realizaciones de la invención, el alquilo, alquenilo, alquinilo, cicloalquilo, cicloalquenilo, cicloalquinilo, arilalquilo, heteroarilalquilo y heterocicloalquilo sustituidos o no sustituidos están destinados a ser monovalentes o divalentes. Por lo tanto, los grupos alquileno, alquenileno y alquinileno, cicloalquileno, cicloalquenileno, cicloalquinileno, arilalquileno, heteroarilalquileno y heterocicloalquileno deben incluirse en las definiciones anteriores, y son aplicables para proporcionar las Fórmulas de la presente descripción con la valencia adecuada.
Como se usa en el presente documento, los términos “halógeno” y “halo” se refieren a un átomo seleccionado de flúor, cloro, bromo y yodo.
El término “hidrógeno” incluye hidrógeno y deuterio. Además, la mención de un átomo incluye otros isótopos de ese átomo siempre que el compuesto resultante sea aceptable farmacéuticamente.
En determinadas realizaciones, los compuestos de cada fórmula en la presente se definen para incluir compuestos marcados isotópicamente. Un “compuesto marcado isotópicamente” es un compuesto en el que al menos una posición atómica está enriquecida en un isótopo específico del elemento designado a un nivel que es significativamente mayor que la abundancia natural de ese isótopo. Por ejemplo, una o más posiciones de átomos de hidrógeno en un compuesto pueden estar enriquecidas con deuterio a un nivel que es significativamente mayor que la abundancia natural de deuterio, por ejemplo, enriquecimiento a un nivel de al menos 1 %, preferentemente al menos 20 % o al menos 50 %. Un compuesto deuterado de este tipo puede, por ejemplo, metabolizarse más lentamente que su análogo no deuterado, y por lo tanto muestra una vida media más larga cuando se administra a un sujeto. Dichos compuestos pueden sintetizarse mediante el uso de métodos conocidos en la técnica, por ejemplo, mediante el empleo de materiales de partida deuterados. A menos que se indique lo contrario, los compuestos marcados isotópicamente son aceptables farmacéuticamente.
La expresión “grupo activante de hidroxilo”, como se usa en el presente documento, se refiere a un resto químico lábil que se conoce en la técnica por activar un grupo hidroxilo de manera que salga durante los procedimientos de síntesis tal como en una reacción de sustitución o de eliminación. Los ejemplos de un grupo activante de hidroxilo incluyen, pero sin limitación, mesilato, tosilato, triflato, p-nitrobenzoato, fosfonato y similares.
La expresión “hidroxilo activado”, como se usa en el presente documento, se refiere a un grupo hidroxilo activado con un grupo activante de hidroxilo, como se definió anteriormente, lo que incluye grupos mesilato, tosilato, triflato, pnitrobenzoato, fosfonato, por ejemplo.
La expresión “grupo protector de hidroxilo” como se usa en el presente documento, se refiere a un resto químico lábil que se conoce en la técnica por proteger un grupo hidroxilo contra reacciones no deseadas durante los procedimientos de síntesis. Después de dicho(s) procedimiento(s) de síntesis el grupo protector de hidroxilo como se describe en el presente documento puede eliminarse selectivamente. Los grupos protectores de hidroxilo como se conocen en la técnica se describen en general en T.H. Greene y P.G. M. Wuts, Protective Groups in Organic Synthesis, 3ra edición, John Wiley & Sons, Nueva York (1999). Los ejemplos de grupos protectores de hidroxilo incluyen benciloxicarbonilo, 4-metoxibenciloxicarbonilo, terc-butoxi-carbonilo, isopropoxicarbonilo, difenilmetoxicarbonilo, 2,2,2-tricloroetoxicarbonilo, aliloxicarbonilo, acetilo, formilo, cloroacetilo, trifluoroacetilo, metoxiacetilo, fenoxiacetilo, benzoilo, metilo, t-butilo, 2,2,2-tricloroetilo, 2-trimetilsilil etilo, alilo, bencilo, trifenil-metil (tritilo), metoximetilo, metiltiometilo, benciloximetilo, 2-(trimetilsilil)-etoximetilo, metanosulfonilo, trimetilsililo, triisopropilsililo y similares.
La expresión “hidroxilo protegido”, como se usa en el presente documento, se refiere a un grupo hidroxilo protegido con un grupo protector de hidroxilo, como se definió anteriormente, lo que incluye grupos benzoilo, acetilo, trimetilsililo, trietilsililo, metoximetilo, por ejemplo.
La expresión “grupo protector de amino”, como se usa en el presente documento, se refiere a un resto químico lábil que se conoce en la técnica por proteger un grupo amino contra reacciones no deseadas durante los procedimientos de síntesis. Después de dicho(s) procedimiento(s) de síntesis el grupo protector de amino como se describe en el presente documento puede eliminarse selectivamente. Los grupos protectores amino como se conocen en la técnica se describen en general en T.H. Greene y P.G.M. Wuts, Protective Groups in Organic Synthesis, 3ra edición, John Wiley & Sons, Nueva York (1999). Los ejemplos de grupos protectores de amino incluyen, pero sin limitación, metoxicarbonilo, t- butoxicarbonilo, 9-fluorenil-metoxicarbonilo, benciloxicarbonilo y similares.
La expresión “amino protegido”, como se usa en el presente documento, se refiere a un grupo amino protegido con un grupo protector de amino como se definió anteriormente.
El término “aminoácido” se refiere a aminoácidos de origen natural y sintético a, p, y o 8 e incluye, pero sin limitación, aminoácidos encontrados en proteínas o intermediarios en el metabolismo de aminoácidos o proteínas, es decir, glicina, alanina, valina, leucina, isoleucina, metionina, fenilalanina, triptófano, prolina, serina, treonina, cisteína, tirosina, asparagina, glutamina, aspartato, glutamato, lisina, citrulina, arginina e histidina. En determinadas realizaciones, el aminoácido está en la configuración L. En determinadas realizaciones, el aminoácido está en la configuración D. En determinadas realizaciones, el aminoácido se proporciona como un sustituyente de un compuesto descrito en el presente documento, en donde el aminoácido es un residuo que se selecciona del grupo que consiste en alanilo, valinilo, leucinilo, isoleuccinilo, prolinilo, fenilalaninilo, triptofanilo, metioninilo, glicinilo, serinilo, treoninilo, cisteinilo, tirosinilo, asparaginilo, glutaminilo, aspartoilo, glutaroilo, lisinilo, argininilo, histidinilo, p-alanilo, p-valinilo, pleucinilo, p-isoleuccinilo, p-prolinilo, p-fenilalaninilo, p-triptofanilo, p-metioninilo, p-glicinilo, p-serinilo, p-treoninilo, pcisteinilo, p-tirosinilo, p-asparaginilo, p-glutaminilo, p-aspartoilo, p-glutaroilo, p-lisinilo, p-argininilo y p-histidinilo.
La expresión “derivado de aminoácido” se refiere a un grupo derivable de un aminoácido de origen natural o no natural, como se describe y ejemplifica en el presente documento. Los derivados de aminoácidos son evidentes para los expertos en la técnica e incluyen, pero sin limitación, derivados de ésteres, aminoalcoholes, aminoaldehídos, aminolactonas, y N-metilo de aminoácidos de origen natural y no natural. En una realización, un derivado de aminoácido se proporciona como un sustituyente de un compuesto descrito en la presente descripción, en donde el sustituyente es -NRu-G(Sc)- C(O)-Q1, en donde Q1 es -SRv, -NRvRv o alcoxilo, Rv es hidrógeno o alquilo, Sc es una cadena lateral de un aminoácido de origen natural o no natural, G es alquilo C1-C2 , y Ru es hidrógeno; o Ru y Sc se toman junto con los átomos a los que se unen para formar un anillo heterocíclico de cinco miembros. En una realización, un derivado de aminoácido se proporciona como un sustituyente de un compuesto descrito en la presente descripción, en donde el sustituyente es - O-C(O)-G(Sc)-NH-Q2, en donde Q2 es hidrógeno o alcoxilo, Sc es una cadena lateral de un aminoácido de origen natural o no natural y G es alquilo C1-C2. En determinadas realizaciones, Q2 y Sc se toman junto con los átomos a los que se unen para formar un anillo heterocíclico de cinco miembros. En determinadas realizaciones, G es un metileno opcionalmente sustituido y Sc se selecciona del grupo que consiste en hidrógeno, alquilo, arilalquilo, heterocicloalquilo, carboxilalquilo, heteroarilalquilo, aminoalquilo, hidroxilalquilo, aminoiminoaminoalquilo, aminocarbonilalquilo, sulfanilalquilo, carbamoilalquilo, alquilsulfanilalquilo e hidroxilarilalquilo. En una realización, un derivado de aminoácido se proporciona como un sustituyente de un compuesto descrito en el presente documento, en donde el derivado de aminoácido está en la configuración D. En una realización, un derivado de aminoácido se proporciona como un sustituyente de un compuesto descrito en el presente documento, en donde el derivado de aminoácido está en la configuración L.
La expresión “grupo saliente” se refiere a un grupo funcional o átomo que puede desplazarse por otro grupo funcional o átomo en una reacción de sustitución, tal como una reacción de sustitución nucleofílica. A modo de ejemplo, los grupos salientes representativos incluyen grupos cloro, bromo y yodo; grupos de éster sulfónico, tales como mesilato, tosilato, brosilato, nosilato y similares; y grupos aciloxi, tales como acetoxi, trifluoroacetoxi y similares. Cuando los compuestos descritos en el presente documento contienen dobles enlaces olefínicos, otra insaturación, u otros centros de asimetría geométrica, y a menos que se especifique de cualquier otra manera, se pretende que los compuestos incluyan ambos isómeros geométricos E y Z o isómeros cis y trans. Igualmente, se pretende que se incluyan además todas las formas tautoméricas. La configuración de cualquier doble enlace carbono-carbono que aparece en la presente descripción se selecciona solo por conveniencia y no pretende designar una configuración particular a menos que el texto así lo indique; por tanto, un doble enlace carbono-carbono o un doble enlace carbono-heteroátomo representado arbitrariamente en la presente descripción como trans puede ser cis, trans, o una mezcla de los dos en cualquier proporción.
El término “sujeto”, como se usa en el presente documento, se refiere a un mamífero. Un sujeto se refiere además, por ejemplo, a perros, gatos, caballos, ganado, cerdos, conejillos de India, y similares. Preferentemente, el sujeto es un humano. Cuando el sujeto es un ser humano, el sujeto puede ser referido en la presente descripción como un paciente.
Como se usa en el presente documento, el término “sal aceptable farmacéuticamente” se refiere a las sales de los compuestos formados por los procesos de la presente invención que están dentro del alcance del buen juicio médico, y son adecuadas para su uso en contacto con los tejidos de seres humanos y animales inferiores sin exceso de toxicidad, irritación, respuesta alérgica y similares, y se corresponden con una relación beneficio/riesgo razonable. Las sales aceptables farmacéuticamente se conocen bien en la técnica.
Berge, et al. describen sales aceptables farmacéuticamente en detalle en J. Pharmaceutical Sciences, 66: 1-19 (1977). Las sales pueden prepararse in situ durante el aislamiento y la purificación final de los compuestos de la invención, o separadamente mediante la reacción de la función de base libre con un ácido orgánico adecuado. Los ejemplos de sales aceptables farmacéuticamente incluyen, pero sin limitación, las sales por adición de ácido no tóxicas que son sales de un grupo amino formado con ácidos inorgánicos tales como ácido clorhídrico, ácido bromhídrico, ácido fosfórico, ácido sulfúrico y ácido perclórico o con ácidos orgánicos tales como ácido acético, ácido maleico, ácido tartárico, ácido cítrico, ácido succínico o ácido malónico o mediante el uso de otros métodos usados en la técnica tal como el intercambio iónico. Otras sales aceptables farmacéuticamente incluyen, pero sin limitación, sales de adipato, alginato, ascorbato, aspartato, bencenosulfonato, benzoato, bisulfato, borato, butirato, canforato, canforsulfonato,
citrato, ciclopentano-propionato, digluconato, dodecilsulfato, etanosulfonato, formiato, fumarato, glucoheptonato, glicerofosfato, gluconato, hemisulfato, heptanoato, hexanoato, hidroyoduro, 2-hidroxi-etanosulfonato, lactobionato, lactato, laurato, lauril sulfato, malato, maleato, malonato, metanosulfonato, 2-naftalenosulfonato, nicotinato, nitrato, oleato, oxalato, palmitato, pamoato, pectinato, persulfato, 3-fenilpropionato, fosfato, picrato, pivalato, propionato, estearato, succinato, sulfato, tartrato, tiocianato, p-toluenosulfonato, undecanoato, valerato y similares. Las sales de metales alcalinos o alcalinotérreos representativas incluyen sodio, litio, potasio, calcio, magnesio, y similares. Otras sales aceptables farmacéuticamente incluyen, cuando es adecuado, cationes no tóxicos de amonio, amonio cuaternario, y amina formados mediante el uso de contraiones tales como haluro, hidróxido, carboxilato, sulfato, fosfato, nitrato, alquilo que tiene de 1 a 6 átomos de carbono, sulfonato y aril sulfonato.
Como se usa en el presente documento, la expresión “éster aceptable farmacéuticamente” se refiere a ésteres formados por el proceso de la presente invención que se hidrolizan in vivo e incluyen los que se metabolizan fácilmente en el cuerpo humano para dejar el compuesto de origen o una sal de los mismos. Los grupos éster adecuados incluyen, por ejemplo, los derivados de ácidos carboxílicos alifáticos aceptables farmacéuticamente, particularmente ácidos alcanoico, alquenoico, cicloalcanoico y alcanodioico, en los cuales cada resto alquilo o alquenilo tiene ventajosamente no más de 6 átomos de carbono. Los ejemplos de ésteres particulares incluyen, pero sin limitación, formiatos, acetatos, propionatos, butiratos, acrilatos y etilsuccinatos.
El término “tratar”, como se usa en el presente documento, significa aliviar, disminuir, reducir, eliminar, modular, o mejorar, es decir, causar la regresión del estado o condición de la enfermedad. El tratamiento también puede incluir inhibir, es decir, detener el desarrollo de un estado o condición de enfermedad existente, y aliviar o mejorar, es decir, causar la regresión de un estado o condición de enfermedad existente, por ejemplo, cuando el estado o condición de enfermedad ya puede estar presente.
El término “prevenir”, como se usa en el presente documento, significa, detener completamente o casi por completo el estado o condición de una enfermedad, de que ocurra en un paciente o sujeto, especialmente cuando el paciente o sujeto está predispuesto a eso o en riesgo de contraer un estado patológico o afección.
Adicionalmente, los compuestos de la presente invención, por ejemplo, las sales de los compuestos, pueden existir en forma hidratada o no hidratada (anhidra) o como solvatos con otras moléculas de disolvente. Los ejemplos no limitantes de hidratos incluyen monohidratos, dihidratos, etc. Los ejemplos no limitantes de solvatos incluyen solvatos de etanol, solvatos de acetona, etcétera.
“Solvatos” significa formas de adición de disolventes que contienen cantidades ya sean estequiométricas o no estequiométricas del disolvente. Algunos compuestos tienen una tendencia a atrapar una relación molar fija de moléculas de disolvente en el estado sólido cristalino, para formar así un solvato. Si el disolvente es agua, el solvato formado es un hidrato, cuando el disolvente es alcohol, el solvato formado es un alcoholato. Los hidratos se forman por la combinación de una o más moléculas de agua con una de las sustancias en las que el agua retiene su estado molecular como H2O, tal combinación puede formar uno o más hidratos.
Como se usa en el presente documento, el término “análogo” se refiere a un compuesto químico que es estructuralmente similar a otro pero que difiere ligeramente en su composición (como en la sustitución de un átomo por un átomo de un elemento diferente o en presencia de un grupo funcional particular, o la sustitución de un grupo funcional por otro grupo funcional). Por lo tanto, un análogo es un compuesto que es similar o comparable en función y apariencia al compuesto de referencia.
El término “disolvente aprótico,” como se usa en el presente documento, se refiere a un disolvente que es relativamente inerte a la actividad de protones, es decir, que no actúa como un donante de protones. Los ejemplos incluyen, pero sin limitación, hidrocarburos, tales como hexano y tolueno, por ejemplo, hidrocarburos halogenados, tales como, por ejemplo, cloruro de metileno, cloruro de etileno, cloroformo, y similares, compuestos heterocíclicos, tales como, por ejemplo, tetrahidrofurano y N-metilpirrolidinona, y éteres tales como éter dietílico, éter bis-metoximetílico. Dichos disolventes se conocen bien por los expertos en la técnica, y disolventes individuales o mezclas de estos pueden preferirse para compuestos y condiciones de reacción específicos, en dependencia de factores tales como la solubilidad de los reactivos, la reactividad de los reactivos y los intervalos de temperatura preferidos, por ejemplo. Otros análisis de los disolventes apróticos pueden encontrarse en libros de texto de química orgánica o en monografías especializadas, por ejemplo: Organic Solvents Physical Properties and Methods of Purification, 4ta ed., editado por John A. Riddick et al., Vol. II, en Techniques of Chemistry Series, John Wiley & Sons, NY, 1986.
La expresión “disolvente orgánico protogénico” o “disolvente prótico”, como se usa en el presente documento, se refiere a un disolvente que tiende a proporcionar protones, tal como un alcohol, por ejemplo, metanol, etanol, propanol, isopropanol, butanol, t-butanol y similares. Dichos disolventes se conocen bien por los expertos en la técnica, y disolventes individuales o mezclas de estos pueden preferirse para compuestos y condiciones de reacción específicos, en dependencia de factores tales como la solubilidad de los reactivos, la reactividad de los reactivos y los intervalos de temperatura preferidos, por ejemplo. Otros análisis de disolventes protogénicos pueden encontrarse en libros de texto de química orgánica o en monografías especializadas, por ejemplo: Organic Solvents Physical Properties and Methods of Purification, 4ta ed., editado por John A. Riddick et al., Vol. II, en Techniques of Chemistry Series, John
Wiley & Sons, NY, 1986.
Las combinaciones de sustituyentes y variables previstas por esta invención son solo aquellas que dan como resultado la formación de compuestos estables. El término “estable”, como se usa en el presente documento, se refiere a compuestos que poseen estabilidad suficiente para permitir su producción y que mantiene la integridad del compuesto por un periodo de tiempo suficiente para ser útil para los propósitos detallados en la presente descripción (por ejemplo, administración terapéutica o profiláctica a un sujeto).
Los compuestos sintetizados pueden separarse de una mezcla de reacción y purificarse adicionalmente mediante un método tal como cromatografía en columna, cromatografía líquida de alta presión, o recristalización. Adicionalmente, las diversas etapas de síntesis pueden realizarse en una secuencia u orden alternos para producir los compuestos deseados. Además, los disolventes, temperaturas, duraciones de reacción, etcétera, delineados en la presente son solo para fines de ilustración y la variación de las condiciones de reacción puede producir los productos de isoxazol deseados de la presente invención. Las transformaciones químicas de síntesis y las metodologías de grupos protectores (protección y desprotección) útiles en la síntesis de los compuestos descritos en la presente descripción incluyen, por ejemplo, aquellas tales como las descritas en R. Larock, Comprehensive Organic Transformations, VCH Publishers (1989); T.W. Greene y P.G.M. Wuts, Protective Groups in Organic Synthesis, 2da. Ed., John Wiley and Sons (1991); L. Fieser y M. Fieser, Fieser and Fierser's Reagents for Organic Synthesis, John Wiley and Sons (1994); y L. Paquette, ed., Encyclopedia of Reagents for Organic Synthesis, John Wiley y Sons (1995).
Abreviaturas
Las abreviaturas que se usaron en las descripciones de los esquemas y los ejemplos que siguen son:
Ac para acetilo;
AcOH para ácido acético;
ACN para acetonitrilo;
AIBN para azobisisobutironitrilo;
ac. para acuoso;
B0 C2O para di-terc-butil dicarbonato;
Boc para t-butoxicarbonilo;
BPO para el peróxido de benzoilo;
Bz para benzoilo;
Bn para bencilo;
t-BuOK para terc-butóxido de potasio;
Bu3SnH para hidruro de tributilestaño;
Salmuera para solución de cloruro de sodio en agua;
n-BuLi para n-butil litio;
i-BuLi para i-butil litio;
t-BuLi para t-butil litio;
t-BuOH para terc-butanol;
Bu4NBr para bromuro de tetrabutilamonio;
Bu4NCl para cloruro de tetrabutilamonio;
Bu4NI para yoduro de tetrabutilamonio;
Cbz para carbobenciloxi;
CDI para carbonildiimidazol;
DBU para 1,8-diazabiciclo[5.4.0]undec-7-eno;
DCC para N,N'-diciclohexilcarbodiimida;
DCE para 1,2-dicloroetano;
DIBAL-H para hidruro de diisobutilaluminio;
DIPEA o (i-Pr)2EtN para N, N-diisopropiletilamina;
Periodinano de Dess-Martin para 1,1,1 -tris(acetiloxi)-1,1-dihidro-1,2-benziodoxol-3-(1H)-ona;
DMAP para 4-dimetilamino-piridina;
DME para 1,2-dimetoxietano;
DMF para N,N-dimetilformamida;
DMSO para sulfóxido de dimetilo;
DPPA para difenil fosforil azida;
EDC, para N-(3-dimetilaminopropil)-N'-etilcarbodiimida;
ED CHcl para clorhidrato de N-(3-dimetilamino-propil)-N'-etilcarbodiimida;
EtOAc para acetato de etilo;
EtOH para etanol;
Et2O para dietil éter;
eq. para equivalente;
Fmoc para 9-fluorenilmetoxicarbonilo;
HATU para O-(7-Azabenzotriazol-1-il)-N,N,N',N'-tetrametiluronio hexafluorofosfato;
hrs para horas;
KHMDS para potasio bis(trimetilsilil)amida;
Ph para fenilo;
PhLi para fenil litio;
LDA para diisopropilamida de litio;
LiHMDS para bis(trimetilsilil)amida de litio;
MOM para metoximetilo;
MEM para 2-metoxietoximetilo;
MTBE para metil t-butil éter;
Ms para mesilo;
min para minutos;
NaHMDS para bis(trimetilsilil)amida de sodio;
NMO para N-óxido de N-metilmorfolina;
t/n para toda la noche;
PDC para dicromato de piridinio;
i-PrOAc para acetato de isopropilo;
Ph para fenilo;
PMB para p-metoxibencilo;
TA o ta para temperatura ambiente;
sat. para saturado;
SEM para (trimetilsilil)etoximetilo;
TBAF para Fluoruro de tetrabutilamonio;
TBS para terc-butil dimetilsililo;
TEA o Et3N para trietilamina;
TFA o CF3COOH para ácido trifluoroacético;
THF para tetrahidrofurano;
TMEDA para N,N,N',N'-tetrametiletilendiamina;
TPP o PPh3 para trifenilfosfina;
Ts para tosil o -SO2-DO6H4CH3 ;
TsOH para ácido p-tolilsulfónico;
TMS para trimetilsililo;
TMSCl para cloruro de trimetilsililo;
TMSOTf para trimetilsilil trifluorometanosulfonato;
TBS para terc-butil(dimetil)sililo;
TBSCl para cloruro de terc-butil(dimetil)sililo;
TES para trietilsililo;
TBd Ps para terc-butil(difenil)sililo;
TIPS para triisopropilsililo;
THP para tetrahidropiranilo;
TTm Ss o (Me3Si)3SiH para tris (trimetilsilil)silano
TBME para terc-butil metil éter;
Tf2O para anhídrido trifluorometanosulfónico;
TLC para cromatografía de capa fina;
(TMS)2NH para hexametildisilazano;
TMSOTf para trimetilsilil trifluorometanosulfonato;
TPAP Perrutenato de tetrapropilamonio;
TPP o PPh3 para trifenilfosfina;
TrCl para cloruro de tritilo.
A todas las demás abreviaturas utilizadas en la presente descripción, que no se describen específicamente más arriba, se les debe otorgar el significado que un experto en la técnica atribuiría.
Ejemplos
Los compuestos y procesos de la presente invención se entenderán mejor junto con los siguientes ejemplos, que se destinan solo como una ilustración y no son limitantes del alcance de la invención.
Ejemplo 1. Preparación del compuesto 2-E a partir del compuesto 1.

A una solución del compuesto 1 (2,5 kg, 6,4 mol, 1,0 eq) en THF anhidro (20,0 l, 8v) y DMF anhidro (5,0 l, 2v) en un matraz de 50 l bajo N2 a 5 °C se cargó imidazol (2,6 kg, 38,4 mol, 6,0 eq) en porciones para mantener la temperatura interna por debajo de 5 °C. Se añadió lentamente una solución de TBSCl (2,10 kg, 14,1 mol, 2,2 eq) en tolueno anhidro (2,5 l, 1v) para mantener la temperatura interna por debajo de 10 °C. La mezcla de reacción se agitó a 15 ± 5 °C durante aproximadamente 2 horas y se controló por HPLC hasta que el compuesto 1 fue <0,5 %.
Metanol (5,0 l, 2,0v) y K2CO3 (442,0 g, 3,2 mol, 0,5 eq) se agregaron y la mezcla de reacción se agitó durante aproximadamente 2 horas a 20 ± 5 °C hasta que la HPLC indicó que el intermediario de 3,24-bis-TBS se convirtió en el compuesto 2-E completamente.
La mezcla de reacción se enfrió luego a 5 °C y se ajustó a pH ~ 7 cargando HCl ac. (2N, 9,3 L, 3,7v) lentamente para mantener la temperatura interna por debajo de 15 °C. El pH se ajustó adicionalmente a 4-5 cargando 10 % en peso ac. ácido cítrico (12,5 l, 2,5v). La mezcla se extrajo una vez con tolueno (25 l, 10v). La capa orgánica se separó, se lavó con agua (2x10 kg, 2x4v) y se concentró a ~3v. Se añadió 4v de heptano y la mezcla se concentró a ~3v. Se agregaron 4v de heptano adicionales y la mezcla se concentró hasta ~5v. La solución resultante que contenía lotes de suspensión sólida blanca se dejó enfriar a 15 ± 5 °C y se filtró. La torta del filtro se lavó con heptano (2,5 l, 1 v) y se secó a alto vacío a 40 ± 5 °C durante 16 horas para proporcionar el compuesto deseado 2-E (2,9 kg, 89,8 % de rendimiento, HPLC, pureza ELSD: 99,0%) como un sólido blanco.
Ejemplo 2. Preparación del compuesto 3-E a partir del compuesto 2-E.

El compuesto 2-E (103 g, ~204 mmol) se disolvió en tolueno anhidro (800 ml, 8v) en un matraz al que se aplicó un flujo de gas nitrógeno continuamente durante todo el proceso de reacción. Se añadió DIPEA (71,3 ml, 409 mmol, 2 eq) y la mezcla resultante se calentó a ~85 °C. Se añadió gota a gota una solución de DPPA (62 g, 225 mmol, 1,1 eq) en tolueno anhidro (160 ml, 2v) para mantener la temperatura interna a ~85 ± 5 °C durante la adición. Una vez terminada la adición de DPPA en aproximadamente 2-3 horas, la mezcla de reacción se calentó a aproximadamente 85 °C por 2~3 h adicionales. Luego se añadió BnOH (24,35 g, 225 mmol, 1,1 eq) seguido de DBU (62,3 g, 409 mmol, 2 eq).
La mezcla turbia resultante se agitó a temperatura ambiente durante la noche y luego se detuvo por adición lenta de ácido cítrico ac. al 10 % (800 ml, 10v) a <25 °C. La mezcla se extrajo una vez con tolueno (400 ml, 5v) y se separó. La capa orgánica se lavó con 10 % de ácido cítrico ac. (800 ml, 10v), H2O (2x10v), NaHCO3 ac. sat. (800 ml, 10v), se seca con Na2SO4, se concentró y se secó adicionalmente a alto vacío para proporcionar el compuesto bruto 3-E (124,5 g, que contenía aproximadamente 4 % de BnOH), que se usó directamente en la siguiente etapa. LC-MS, ES+(m/z): 627,50 (M+NH4+).
Ejemplo 3. Preparación del compuesto 4-E a partir del compuesto 3-E.

A una solución del compuesto bruto 3-E de la última etapa (~112 g, ~183 mmol) en MeOH (500 ml, 4,4v) a temperatura
ambiente se le añadió HCl al 37 % en agua (1,26 ml). El producto sólido comenzó a precipitarse después de ~30 min. Después de agitar a temperatura ambiente durante toda la noche, la precipitación sólida resultante se recogió por filtración, se enjuagó con MeOH frío (~50 a 100 ml, 0,5v a 1v) y se secó a alto vacío toda la noche a 30 °C para proporcionar un compuesto sólido cristalino blanco 4-E (56,8 g, 62,4 % de rendimiento total para 4 etapas de KCLA, pureza por HPLC = 99,4 % @UV 210 nm). LC-MS, ES+(m/z): 513,37 (M+NH4+).
Ejemplo 4. Preparación del compuesto 5-E a partir del compuesto 4-E.

A una solución del compuesto 4-E (45 g, 91 mmol) y trietilamina (101 ml, 726 mmol, 8 eq) en CH2Ch anhidro (900 ml, 20v) a 0 °C bajo N2 se añadió TMSOTf (82 ml, 454 mmol, 5 eq) gota a gota durante 30 minutos para mantener la temperatura interna por debajo de 5 °C. Después de agitar a 0 °C durante aproximadamente 2 horas, la TLC mostró un consumo completo de sm. La solución de reacción se añadió luego a una solución de solución de NaHCO3 sat. (400 ml, ~9 v) a 0 °C lentamente durante 3 horas para mantener la temperatura interna a <10 °C. La capa orgánica se separó y se lavó con agua (3 x 1 l) y salmuera (500 ml), se secó sobre sulfato de sodio y se concentró. El aceite residual se volvió a disolver en hexanos (1 l) y se lavó con agua (1 l), NaHCO3 sat. (800 ml), agua (800 ml), salmuera (500 ml), se secó sobre Na2SO4, se concentró y se secó adicionalmente a alto vacío para dar el compuesto 5-E (62,7 g) como un sólido blanco, que se usó directamente en la siguiente etapa.
Ejemplo 5. Preparación del compuesto 6-E a partir del compuesto 5-E.
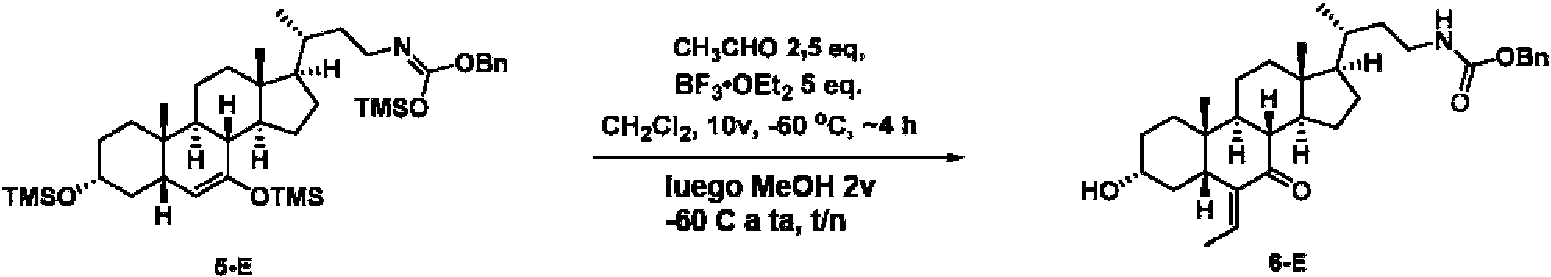
A una solución del compuesto 5-E (61 g, ~81 mmol) en DCM anhidro (570 ml, ~9v) a -60 °C (temperatura interna) bajo N2 se añadió CH3CHO frío (12,09 ml, 214 mmol, 2,5 eq) seguido de la adición gota a gota de BF3.Et2O (54,3 ml, 428 mmol, 5 eq) lentamente para mantener la temperatura interna por debajo de -60 °C.
Después de agitar a -60 °C durante 2-3 h (LC-MS y HPLC indicaron que los intermediarios de Aldol HO iniciales se formaron como los productos principales), se añadió gota a gota MeOH (120 ml, 2 v) durante 20 minutos para desactivar la reacción. La mezcla resultante se dejó calentar hasta 10 °C a 15 °C lentamente. Después de agitar durante toda la noche, la reacción se detuvo añadiendo la mezcla a una solución previamente enfriada con una solución de NaHCO3 sat. (1 l) a 0 °C. La capa orgánica se separó y se lavó con H2O (300 ml), salmuera (300 ml), se secó (Na2SO4) y se concentró para proporcionar el producto bruto 6-E en forma de un sólido blanquecino (47,4 g). LC-MS, ES+(m/z): 539,46 (M+NH4+). El compuesto bruto 6-E se usó directamente en la siguiente etapa.
Ejemplo 6: Preparación del compuesto 9-E a partir del compuesto 6-E Método A

A una mezcla del compuesto 6-E (10 g, ~19,1 mmol, el producto bruto de la etapa anterior) en THF (30 ml, 3v) y EtOH (30 ml, 3v) a temperatura ambiente (aproximadamente 25 °C) se añadió Pd/C (contenía 50 % de agua, 10 % de Pd en base seca, 1,02 g, 0,48 mmol, 0,025 eq.). La mezcla de reacción se agitó a temperatura ambiente bajo un globo de H2 durante 3 horas y monitoreado por lC-MS y HPLC. Cuando se terminó, el catalizador se filtró a través de celite y se enjuagó con EtOH (2x10 ml) y el filtrado que contiene el compuesto 7 se usó directamente en la siguiente etapa. LC-MS, ES+(m/z): 390,34 (M+1).
A un matraz de fondo redondo de 250 ml que contenía compuesto 7 (~19,1 mmol) en THF (30 ml)/EtOH (50 ml) a temperatura ambiente se añadió 50 % de NaOH en agua (3,04 ml, 57,5 mmol, 3 eq.). La mezcla de reacción se calentó a 60 °C bajo N2 y monitoreado por LC-MS y HPLC. Después de 2-3 horas, la HpLc y LC-MS indicaron la formación completa del compuesto 8. LC-Ms, ES+(m/z): 390,34 (M+1).
La mezcla de reacción que contiene el compuesto 8 (~19,1 mmol) se enfrió a 0 °C con un baño de agua con hielo. NaBH4 (2,54 g, 67,1 mmol, 3,5 eq) se agregó en porciones. La mezcla de reacción se dejó calentar a temperatura ambiente lentamente y se agitó durante la noche y se controló por HPLC y LC-MS. Si aún quedaba el compuesto 8, se calentó la reacción a 35 °C durante varias horas para terminar la reacción. NaBH4 (hasta 1 eq) adicional también se puede agregar, si es necesario. Después del consumo completo del compuesto 8, la reacción se enfrió a 0 °C y se detuvo mediante la adición gota a gota de una solución acuosa de NaHCO3 sat. (~200 ml). La mezcla resultante se extrajo con DCM (200 ml) una vez y una vez más con MeOH al 20 % en DCM (240 ml). A las capas orgánicas combinadas a temperatura ambiente se añadió HCl 2N en éter (30 ml, 60 mmol, ~3 eq) gota a gota con agitación. La mezcla resultante se concentró lentamente a presión reducida a 35 °C (temperatura del baño de agua) para eliminar ~200 ml de disolventes. Se formaron muchos sólidos incoloros durante la concentración. La mezcla resultante se diluyó con DCM (200 ml) y se concentró de nuevo para eliminar aproximadamente 200 ml de disolventes. Se agregaron otros ~50 ml de DCM a la mezcla restante que contenía lotes de producto sólido incoloro a 35 °C y la mezcla se dejó enfriar a temperatura ambiente durante la noche para completar el proceso de cristalización. El producto sólido se recogió por filtración, se enjuagó con DCM (3x) y se secó para proporcionar sal de HCl del compuesto 9-E en forma de un sólido incoloro (6,8 g, rendimiento del 83% en 5 etapas a partir del compuesto 4-E). Compuesto 9-E: LC-MS, ES+(m/z): 392,35 (M+1).
Método B

Etapa 6b-1, se cargó la solución del compuesto 6-E en EtOH (10 v), Pd/C al 10 % húmedo (50 % de agua, 25 % en peso) a un reactor de hidrogenación, se usó Pd/C al 10 % en peso a pequeña escala. El reactor se sometió a vacío y luego se inertizó con atmósfera de nitrógeno, luego se aplicó presión de hidrógeno a 2-3 atms. Repetir el procedimiento de aplicar la presión de hidrógeno a 2-3 atms por 3 veces. La solución se agitó a 25 ± 5 °C y 2-3 atms en atmósfera de hidrógeno durante aproximadamente 12 horas.
Se monitoreó la reacción por HPLC (y LC-MS) hasta que el contenido de compuesto 6-E fue < 0,5 % y el compuesto 7 < 0,5 %. El compuesto 7-E y el compuesto 7 no se separaron en el método de HPLC normal. Se filtró y se recogió el filtrado, se lavó la torta de filtro con 2v de EtOH, se concentró la solución orgánica a 2,0 v, se cargó MTBe (4v) y 2N HCl en MTBE (5v, recién preparado disolviendo gas HCl en MTBE) a otro matraz y se enfrió a 0±5 °C, solución cargada gota a gota de la Etapa 8 (solución de EtOH, 2 v) a la solución de MTBE (4 v) y HCl 2N en MTBE (5 v) lentamente por debajo de 5 °C, se agitó durante 4 horas a 0-5 °C, cargado 5v MTBE lentamente, se agitó durante 1 hora a 0-5 °C, se filtró, se recogió la torta y se lavó con 2v de MTBE, se secó la torta bajo vacío a 30+5 °C para proporcionar el compuesto 7-E como un sólido blanco (480 g, Rendimiento ~80 % para 3 etapas; HPLC (ELSD)=98,5 %).
Etapa 6b-2, cargar el compuesto 7-E y EtOH (7 v), enfriando a 20±5 °C, cargar NaOH ac. al 50 % (10,0 eq. NaOH total es 5,0 eq), calentar a 65-70 °C, agitar a 60°C durante 12 horas, controlando por HPLC (ELSD) hasta que el compuesto 7-E < 0,5 %, se enfrió a 0±5°C, se ajustó el pH=7-8 con HCl 6N a 0±5 °C, se agitó durante 30 minutos, se filtró, se recogió la torta y se lavó con 2 v de EtOH, se recogió y se combinó el filtrado, se usó el filtrado como compuesto 8 para la siguiente etapa directamente.
Etapa 6b-3, se cargó la solución del compuesto 8 en EtOH en un matraz, se enfrió a 10±5 °C, se cargó NaBH4 (4,0 eq.) a 10±5 °C en porciones durante 30 minutos, agitado a 25±5 °C durante 4 horas, se controló la reacción mediante HPLC-ELSD hasta que el contenido de compuesto 8 < 0,5 %, se enfrió a 0±5 °C, se desactivó la reacción con NaHCO3 sat. (10 v), se cargaron 20 v DCM, se separó y se extrajo el acuoso con DCM/MeOH=5/1 (10 v), se combinó la capa orgánica, se enfrió a 0±5 °C, se cargó HCl 2N en MTBE (4,0 eq.), se agitó a 20±5 °C durante 3 horas, se concentró hasta 2 v, se cargó MTBE (10 v), se concentró a 4 v; la solución es turbia, se cargó 6 v MTBE, se enfrió a 0±5 °C; se agitó a 0±5 °C durante 1 hora, se filtró, y se obtuvo el producto bruto del compuesto 9-E (~500 g). Procedimiento de recristalización: se disolvió el compuesto bruto 9-E en EtOH (2,5v) a 55±5 °C para proporcionar una solución clara, se cargó MTBE gota a gota (7,5 v) a 55±5 °C, formó una solución turbia, se enfrió a 10±5 durante 2 horas, se agitó a 10±5 °C durante 2 horas, se filtró y se lavó la torta con MTBE (40 ml, 1 v), se secó la torta al vacío a 30+5 °C para proporcionar el compuesto 9-E como un sólido blanco (270 g, 56 % de rendimiento en dos etapas. Pureza HPLC (ELSD) 98,6 %, pureza HPLC por CAD 92,8 %).
Ejemplo 7: Preparación de fenil ((4-(terc-butil)fenil)sulfonil)carbamato (10D)

A una solución de 4-(terc-butil)bencenosulfonamida 10A (20 g, 94 mmol) y trietilamina (32,7 ml, 234 mmol, 2,5 eq.) en DCM seco (200 ml) a 0 °C se le añadió cloroformiato de fenilo (14,12 ml, 113 mmol, 1,2 eq.) en porciones. Después de agitar a 0 °C durante 4-6 horas, la mezcla de reacción se diluyó con DCM (~300 ml) y se lavó con H2O (2x200 ml), ácido cítrico al 10 % (2x200 ml), salmuera (200 ml) y se secó sobre Na2SO4. La capa orgánica se concentró a presión reducida a ~35 °C hasta ~100 ml. Lotes de producto sólido cristalizaron y la suspensión resultante se dejó enfriar a temperatura ambiente durante toda la noche. El precipitado sólido se recogió por filtración, se enjuagó con DCM frío (3 x 10 ml), se secó para proporcionar el producto deseado fenil((4-(terc-butil)fenil)sulfonil)carbamato 10D (19,5 g, 75 % de rendimiento). LC-MS, ES-(m/z): 332,10 (M-1).
Ejemplo 8: Síntesis del Compuesto (III) a partir del compuesto 9-E.
Método A:

A una mezcla de la sal de HCl de compuesto 9-E (1 g, ~2,1 mmol) y trietilamina (0,83 ml, 5,99 mmol, 3 eq.) en THF seco (8 ml, 8v) a 0 °C se le añadió fenil((4-(terc-butil)fenil)sulfonil)carbamato (10D) (666 mg, 2,0 mmol, ~0,95 eq.). Después de agitar a 0 °C durante aproximadamente 5 minutos, se retiró el baño de hielo/agua y la mezcla de reacción se agitó a temperatura ambiente durante aproximadamente 3 horas y se controló mediante HPLC y CL-EM. Al terminar, la mezcla de reacción se diluyó con EtOAc (~30 ml). La capa orgánica se separó, se lavó con H2O (30 ml), NaHCO3 sat. (30 ml), H2O (30 ml), ácido cítrico acuoso al 10 % (2x30 ml), salmuera (30 ml), se secó y se concentró para
proporcionar el compuesto bruto (III) (1,4 g) que se usó directamente en la siguiente etapa para la formación de la sal. LC-MS, ES"(m/z): 629,40 (M-1).
Método B:

A un matraz de fondo redondo de 500 ml se cargó el compuesto 9-E (30 g, sal de HCl, ~70 mmol, pureza por HPLC 92,8 % por HPLC-CAD), tolueno (6v, 180 ml) e isopropanol (3v, 90 ml) para formar una suspensión blanca, se agregó trietilamina (30 ml, 3 eq.) para formar una mezcla turbia, enfriada a ~5 °C con baño de hielo/agua, se cargó el compuesto 10D (22,2 g, 1 eq.) se añadió en forma discontinua, ligeramente exotérmica, la temperatura aumentó aproximadamente 1 °C, se calentó hasta temperatura ambiente y se agitó a temperatura ambiente durante toda la noche. El IPC por LC-MS y HPLC indicó la finalización de la reacción, se diluyó con acetato de etilo (10v, 300 ml). Se lavó con ácido cítrico ac. al 10 % (300 ml) y agua (300 ml x 2), el orgánico se secó con Na2SO4 y se concentró para proporcionar el compuesto bruto (III) en forma de espuma/goma blanca (~65 g), que se usó tal como está en la siguiente etapa.
Ejemplo 9a: Síntesis del compuesto 12, la sal de dietilamina del compuesto (III).

A una solución del compuesto (III) (1,4 g, ~2,1 mmol, producto bruto de la última etapa, Ejemplo 8, Método A) en acetona (7 ml, 5 v) se añadió dietilamina (0,31 ml, 3,0 mmol, 1,5 eq.). La solución resultante se asentó a temperatura ambiente para permitir la formación de cristales. Después de aproximadamente 48 horas, el sólido cristalino incoloro resultante se recogió por filtración y se enjuagó con acetona fría (2x1,5 ml) para proporcionar el compuesto 12 en forma de un sólido cristalino incoloro (1,1 g, ~67 % de rendimiento del compuesto 8-E en 2 etapas). LC-Ms , ES'(m/z): 629,40 (M-1).
Ejemplo 9b: Recristalización del compuesto 12.
El compuesto 12 del Ejemplo 9a se disolvió en MeOH (~4v) para formar una solución de color amarillo pálido, luego la solución se concentró al vacío (baño ~35 °C), para dar un espeso jarabe amarillo pálido. Se cargó acetona (de ~8v a ~10v) y la mezcla resultante se calentó a 35 °C, y se asentó con el compuesto 12. Luego, la solución se enfrió a temperatura ambiente lentamente y se incubó a temperatura ambiente durante 18 h, se filtró y se lavó con acetona fría. La torta húmeda se secó para proporcionar el compuesto 12 (HPLC-pureza 96,8 % por HPLC-CAD) como un sólido blanco. El producto se caracterizó por difracción de rayos X en polvo (XRPD), análisis termogravimétrico (TGA) y calorimetría diferencial de barrido (DSC).
.
Método A:

El compuesto 12 (500 mg, 0,71 mmol) se disolvió en EtOAc (20 ml, 40v) y se lavó con ácido cítrico al 10 % (2x15 ml), H2O (2x15 ml), salmuera (15 ml), se secó sobre Na2SO4 y se concentró a sequedad para proporcionar el compuesto (III) (440 mg, 98 % de rendimiento) como un sólido incoloro. LC-MS, ES-(m/z): 629,40 (M-1).
Método B:

El reactor se cargó con el compuesto 12 (215 g), acetato de etilo (10v, 2,1 l) y solución acuosa al 10 % de ácido cítrico (6v, 1,2 l). La mezcla se agitó durante 15 min y las capas se separaron. La capa orgánica se lavó con agua (6v X 2, 1,2 l X 2). La capa orgánica se intercambió con disolvente con metanol (400 ml x 3 veces) a presión reducida para proporcionar una solución de metanol (~1 l). La solución se filtró a través de un filtro en línea de 0,2 pm. Al reactor encamisado se cargó agua (3 l, ~15v) y se calentó a 40 °C. La solución de metanol se añadió lentamente para formar una suspensión blanca. La suspensión blanca se incubó a 40 °C durante 1 h, se enfrió lentamente a temperatura ambiente y luego se incubó a temperatura ambiente durante 18 h. Esta suspensión se filtró al vacío a través de un embudo sinterizado con papel de filtro y se lavó con agua (~200 ml, ~1v) para proporcionar una torta húmeda (407 g). La torta de filtro se secó a 37 °C al vacío (con un pequeño flujo de N2) durante 48 h hasta peso constante para proporcionar el compuesto III (180,1 g, rendimiento del 94 %) como un sólido blanco. El patrón de XRPD del producto indica que es un sólido amorfo.
Claims (15)
1. Un proceso para preparar una forma sólida amorfa de un compuesto de la Fórmula I:

en donde
R1 se selecciona del grupo que consiste en:
1) alquilo-C1-C8 sustituido o no sustituido;
2) alquenilo-C2-C8 sustituido o no sustituido;
3) alquinilo-C2-C8 sustituido o no sustituido;
4) cicloalquilo-C3-C8 sustituido o no sustituido;
5) arilo sustituido o no sustituido;
6) arilalquilo sustituido o no sustituido;
7) heterocicloalquilo sustituido o no sustituido de 3 a 12 miembros;
8) heteroarilo sustituido o no sustituido;
9) heteroarilalquilo sustituido o no sustituido; y
10) NR2R3 ; en donde, R2 y R3 cada uno se selecciona independientemente de hidrógeno, alquilo-C1-C8 sustituido o no sustituido, alquenilo-C2-C8 sustituido o no sustituido, alquinilo-C2-C8 sustituido o no sustituido, cicloalquilo-C3-C8 sustituido o no sustituido, alternativamente R2 y R3 se toman junto con el átomo de nitrógeno al que se unieron para formar un anillo heterocíclico de 3 a 12 miembros;
comprendiendo dicho proceso las etapas de:
a) hacer reaccionar ácido 7-ceto litocólico con un reactivo protector de hidroxilo para producir el compuesto 2;

en donde PG1 es un grupo protector de hidroxilo;
b) hacer reaccionar el compuesto 2 con una fuente de azida en presencia de R4CH2OH para producir el compuesto 3:

en donde R4 es un fenilo sustituido o no sustituido;
c) desproteger el compuesto 3 para producir el compuesto 4:

d) hacer reaccionar el compuesto 4 con un agente de sililación en presencia de una base para producir el compuesto 5:

en donde PG2 es un grupo sililo;
e) hacer reaccionar el compuesto 5 con acetaldehído en presencia de un ácido de Lewis para producir el compuesto 6:

f) hidrogenar el compuesto 6 para producir el compuesto 7:

g) hacer reaccionar el compuesto 7 con una base en un disolvente prótico o una mezcla de un disolvente prótico y un disolvente no prótico para producir el compuesto 8:

h) reducir el compuesto 8 para producir el compuesto (II);

i) opcionalmente hacer reaccionar el compuesto (II) con HA, en donde HA es un ácido, para formar la sal 9,

j) hacer reaccionar el compuesto (II) o la sal 9 con un reactivo de sulfonamida para formar el compuesto de la Fórmula (I):

k) tratar el compuesto de la Fórmula (I) con dietilamina para producir un compuesto de la Fórmula (IV):

; y
l) tratar el compuesto de la Fórmula (IV) con un ácido, produciendo de esta manera la forma amorfa del compuesto de la Fórmula (I).
2. El proceso de acuerdo con la reivindicación 1, en donde R1 es

3. El proceso de acuerdo con la reivindicación 1 o 2, en donde en la etapa a), el reactivo protector de hidroxilo es TBSCl.
4. El proceso de acuerdo con la reivindicación 1 o 2, en donde en la etapa b), la fuente de azida es DPPA.
5. El proceso de acuerdo con la reivindicación 1 o 2, en donde en la etapa c), el compuesto 3 se desprotege por reacción con HCl en metanol.
6. El proceso de acuerdo con la reivindicación 1 o 2, en donde en la etapa d), el agente de sililación es TMSOTf. 7. El proceso de acuerdo con la reivindicación 1 o 2, en donde en la etapa e), el ácido de Lewis es BF3Et2O.
8. El proceso de acuerdo con la reivindicación 1 o 2, en donde en la etapa g), la base es NaOH.
9. El proceso de acuerdo con la reivindicación 1 o 2, en donde en la etapa h), el agente reductor es NaBH4.
10. El proceso de acuerdo con la reivindicación 1, en donde en la etapa j) el agente de sulfonamida está representado por 10E,
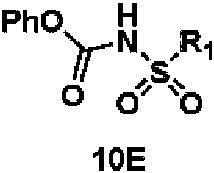
en donde Ri es según se definió en la reivindicación 1.
11. El proceso de acuerdo con la reivindicación 2, en donde en la etapa j), el reactivo de sulfonamida se selecciona de compuestos de fórmulas 10A, 10B, 10C y 10D:

en donde R5 es alquilo o arilo.
12. Un compuesto seleccionado de:
(a) un compuesto de la Fórmula 3,

en donde PG1 es un grupo protector de hidroxilo y R4 es fenilo o fenilo sustituido.
(b) un compuesto de la Fórmula 4,

en donde R4 es fenilo o fenilo sustituido;
(c) un compuesto de la Fórmula 5,
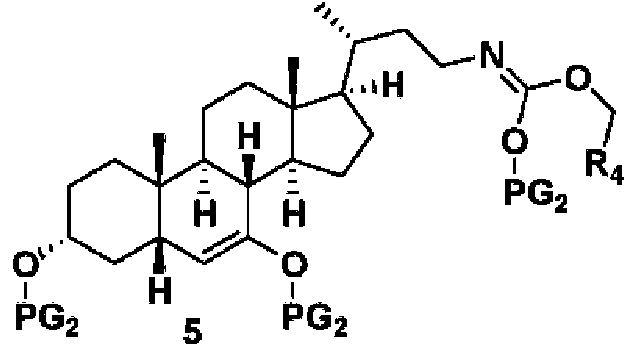
en donde PG2 es un grupo sililo y R4 es fenilo o fenilo sustituido;
(d) un compuesto de la Fórmula 6,

en donde R4 es fenilo o fenilo sustituido.
(e) un compuesto de la Fórmula,
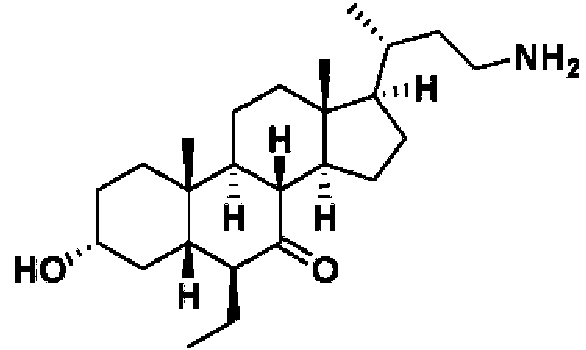
o una sal de este; o
(f) un compuesto de la Fórmula,

o una sal de este.
13. Un compuesto de la Fórmula IV,
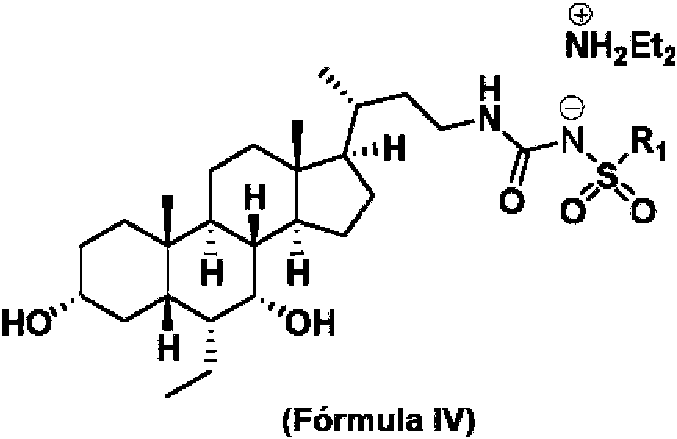
en donde
R1 se selecciona del grupo que consiste en:
1) alquilo-C1-C8 sustituido o no sustituido;
2) alquenilo-C2-C8 sustituido o no sustituido;
3) alquinilo-C2-C8 sustituido o no sustituido;
4) cicloalquilo-C3-C8 sustituido o no sustituido;
5) arilo sustituido o no sustituido;
6) arilalquilo sustituido o no sustituido;
7) heterocicloalquilo sustituido o no sustituido de 3 a 12 miembros;
8) heteroarilo sustituido o no sustituido;
9) heteroarilalquilo sustituido o no sustituido; y
10) NR2R3 ; en donde, R2 y R3 cada uno se selecciona independientemente de hidrógeno, alquilo-C-i-Cs sustituido o no sustituido, alquenilo-C2-Cs sustituido o no sustituido, alquinilo-C2-Cs sustituido o no sustituido, cicloalquilo-C3-C8 sustituido o no sustituido, alternativamente R2 y R3 se toman junto con el átomo de nitrógeno al que se unieron para formar un anillo heterocíclico de 3 a 12 miembros.
14. Un proceso para preparar un compuesto de la Fórmula I:

en donde
R1 se selecciona del grupo que consiste en:
1) alquilo-C1-C8 sustituido o no sustituido;
2) alquenilo-C2-C8 sustituido o no sustituido;
3) alquinilo-C2-C8 sustituido o no sustituido;
4) cicloalquilo-C3-C8 sustituido o no sustituido;
5) arilo sustituido o no sustituido;
6) arilalquilo sustituido o no sustituido;
7) heterocicloalquilo sustituido o no sustituido de 3 a 12 miembros;
8) heteroarilo sustituido o no sustituido;
9) heteroarilalquilo sustituido o no sustituido; y
10) NR2R3 ; en donde, R2 y R3 cada uno se selecciona independientemente de hidrógeno, alquilo-C1-Cs sustituido o no sustituido, alquenilo-C2-Cs sustituido o no sustituido, alquinilo-C2-Cs sustituido o no sustituido, cicloalquilo-C3-C8 sustituido o no sustituido, alternativamente R2 y R3 se toman junto con el átomo de nitrógeno al que se unieron para formar un anillo heterocíclico de 3 a 12 miembros;
comprendiendo dicho proceso las etapas de:
a) tratar el compuesto de la Fórmula (I) con dietilamina para producir un compuesto de la Fórmula (IV):

y
b) tratar el compuesto de la Fórmula (IV) con un ácido, produciendo así una forma amorfa del compuesto de la Fórmula (I).
15. Un proceso para producir compuesto (II),

que comprende las etapas de
a) hacer reaccionar ácido 7-ceto litocólico con un reactivo protector de hidroxilo para producir el compuesto 2;

en donde PG1 es un grupo protector de hidroxilo;
b) hacer reaccionar el compuesto 2 con una fuente de azida en presencia de R4CH2OH para producir el compuesto 3:

en donde R4 es un fenilo sustituido o no sustituido;
c) desproteger el compuesto 3 para producir el compuesto 4:

d) hacer reaccionar el compuesto 4 con un agente de sililacion en presencia de una base para producir el compuesto 5:

en donde PG2 es un grupo sililo;
e) hacer reaccionar el compuesto 5 con acetaldehído en presencia de un Lewis para producir el compuesto 6:

f) hidrogenar el compuesto 6 paraproducir el compuesto 7:

g) hacer reaccionar el compuesto 7 con una base en un disolvente prótico o una mezcla de un disolvente prótico y un disolvente no prótico para producir el compuesto 8:

y
h) reducir el compuesto 8, produciendo de esta manera el compuesto (II).
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201662427354P | 2016-11-29 | 2016-11-29 | |
| PCT/US2017/063720 WO2018102418A1 (en) | 2016-11-29 | 2017-11-29 | Process for preparation of sulfonylurea bile acid derivatives |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2918698T3 true ES2918698T3 (es) | 2022-07-19 |
Family
ID=62188840
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES17877352T Active ES2918698T3 (es) | 2016-11-29 | 2017-11-29 | Proceso para la preparación de derivados del ácido biliar de las sulfonilureas |
Country Status (11)
| Country | Link |
|---|---|
| US (2) | US10584145B2 (es) |
| EP (1) | EP3548038B1 (es) |
| JP (1) | JP7057783B2 (es) |
| KR (1) | KR102499441B1 (es) |
| CN (1) | CN110121347A (es) |
| AU (1) | AU2017368069B2 (es) |
| BR (1) | BR112019010798A2 (es) |
| CA (1) | CA3045023A1 (es) |
| ES (1) | ES2918698T3 (es) |
| MX (1) | MX378555B (es) |
| WO (1) | WO2018102418A1 (es) |
Families Citing this family (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| BR112017009657A2 (pt) | 2014-11-06 | 2018-01-23 | Enanta Pharmaceuticals, Inc | análogos de ácidos biliares como agonistas de fxr/tgr5 e métodos de uso dos mesmos |
| RU2017121457A (ru) | 2014-11-26 | 2018-12-26 | Энанта Фармасьютикалс, Инк. | Аналоги желчной кислоты в качестве агонистов fxr/tgr5 и способы их применения |
| WO2016086115A1 (en) | 2014-11-26 | 2016-06-02 | Enanta Pharmaceuticals, Inc. | Tetrazole derivatives of bile acids as fxr/tgr5 agonists and methods of use thereof |
| US10208081B2 (en) | 2014-11-26 | 2019-02-19 | Enanta Pharmaceuticals, Inc. | Bile acid derivatives as FXR/TGR5 agonists and methods of use thereof |
| RU2712099C2 (ru) | 2015-03-31 | 2020-01-24 | Энанта Фармасьютикалс, Инк. | Производные желчных кислот в качестве агонистов fxr/tgr5 и способы их применения |
| WO2017147174A1 (en) | 2016-02-23 | 2017-08-31 | Enanta Pharmaceuticals, Inc. | Heteroaryl containing bile acid analogs as fxr/tgr5 agonists and methods of use thereof |
| US10323060B2 (en) | 2016-02-23 | 2019-06-18 | Enanta Pharmaceuticals, Inc. | Benzoic acid derivatives of bile acid as FXR/TGR5 agonists and methods of use thereof |
| AU2017368069B2 (en) | 2016-11-29 | 2021-07-08 | Enanta Pharmaceuticals, Inc. | Process for preparation of sulfonylurea bile acid derivatives |
| US10472386B2 (en) | 2017-02-14 | 2019-11-12 | Enanta Pharmaceuticals, Inc. | Bile acid derivatives as FXR agonists and methods of use thereof |
| MX388300B (es) | 2017-04-07 | 2025-03-19 | Enanta Pharm Inc | Proceso para la preparación de derivados de ácidos biliares de sulfonil carbamato |
Family Cites Families (76)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| GB1592791A (en) | 1977-01-07 | 1981-07-08 | Radiochemical Centre Ltd | Selenium- or tellurium-containing bile acids and derivatives thereof |
| EP0243449A1 (en) | 1985-10-18 | 1987-11-04 | The Upjohn Company | Cyclic hydrocarbons with an aminoalkyl sidechain |
| IT1255449B (it) | 1992-06-30 | 1995-10-31 | Fabio Berlati | Uso di nor- e omo-derivati di acidi biliari come promotori di assorbimento di farmaci. |
| IT1255485B (it) | 1992-08-04 | 1995-11-06 | Erregierre Ind Chim | Processo per preparare gli acidi biliari coniugati con la glicina e relative composizioni terapeutiche per il trattamento dell'insufficienza epatica |
| TW289757B (es) | 1993-05-08 | 1996-11-01 | Hoechst Ag | |
| TW289020B (es) | 1993-05-08 | 1996-10-21 | Hoechst Sktiengesellschaft | |
| US5541348A (en) | 1994-03-10 | 1996-07-30 | National Research Council Of Canada | Bile acids for biological and chemical applications and processes for the production thereof |
| US5646316A (en) | 1994-04-08 | 1997-07-08 | Osteoarthritis Sciences, Inc. | Bile acid inhibitors of metalloproteinase enzymes |
| JPH1160594A (ja) | 1997-08-25 | 1999-03-02 | Sankyo Co Ltd | 胆汁酸誘導体 |
| JP3865890B2 (ja) | 1997-09-30 | 2007-01-10 | 富士フイルムホールディングス株式会社 | ポジ型感光性組成物 |
| ES2326850T3 (es) | 1998-12-23 | 2009-10-20 | Glaxo Group Limited | Ensayos para ligandos de receptores nucleares. |
| US20020132223A1 (en) | 1999-03-26 | 2002-09-19 | City Of Hope | Methods for modulating activity of the FXR nuclear receptor |
| US20020098999A1 (en) | 2000-10-06 | 2002-07-25 | Gallop Mark A. | Compounds for sustained release of orally delivered drugs |
| WO2002028881A1 (en) | 2000-10-06 | 2002-04-11 | Xenoport, Inc. | Bile-acid derived compounds for providing sustained systemic concentrations of drugs after oral administration |
| DK1392714T3 (da) | 2001-03-12 | 2006-01-09 | Intercept Pharmaceuticals Inc | Steroider som agonister for FXR |
| AU2003228485A1 (en) | 2002-04-12 | 2003-10-27 | The University Of Chicago | Farnesoid x-activated receptor agonists |
| ITMI20021080A1 (it) | 2002-05-21 | 2003-11-21 | Marcello Izzo | Associazioni farmaceutiche per uso topico a base di chelati del ferroinibitori delle metalloproteasi e fattore xiii per il trattamento dell |
| EP1568706A1 (en) | 2004-02-26 | 2005-08-31 | Intercept Pharmaceuticals, Inc. | Novel steroid agonist for FXR |
| WO2005089316A2 (en) | 2004-03-12 | 2005-09-29 | Intercept Pharmaceuticals, Inc. | Treatment of fibrosis using fxr ligands |
| ITMI20050912A1 (it) * | 2005-05-19 | 2006-11-20 | Erregierre Spa | Processo di preparazione di acidi 3-a-ya(b)-diidrossi-6-a(b)-alchil-5b-colanici |
| WO2007089907A2 (en) | 2006-02-01 | 2007-08-09 | Brigham Young University | Cationic steroid antimicrobial compositions and methods of use |
| CN101395170A (zh) | 2006-02-14 | 2009-03-25 | 英特塞普特药品公司 | 用于预防或治疗fxr介导的疾病或状态的作为fxr配体的胆汁酸衍生物 |
| EP2001897A2 (en) | 2006-03-22 | 2008-12-17 | Syndexa Pharmaceuticals Corporation | Compounds and methods for treatment of disorders associated with er stress |
| DK2040713T3 (da) | 2006-06-27 | 2014-09-29 | Intercept Pharmaceuticals Inc | Galdesyrederivater som fxr-ligander til forebyggelsen eller behandlingen af fxr-medierede sygdomme eller tilstande |
| JP2009543823A (ja) | 2006-07-17 | 2009-12-10 | ノバルティス アクチエンゲゼルシャフト | 免疫調節剤として使用するための胆汁酸アミドのスルホニルアミノカルボニル誘導体 |
| CA2928178C (en) | 2007-01-19 | 2019-09-10 | Intercept Pharmaceuticals, Inc. | Tgr5 modulators and methods of use thereof |
| EP1947108A1 (en) | 2007-01-19 | 2008-07-23 | Intercept Pharmaceuticals, Inc. | TGR5 modulators and methods of use thereof |
| US8338628B2 (en) | 2007-08-28 | 2012-12-25 | City Of Hope | Method of synthesizing alkylated bile acid derivatives |
| CA2985271A1 (en) | 2007-09-06 | 2009-03-12 | Ohr Pharmaceutical, Inc. | A method for treating diabetes |
| US20090163474A1 (en) | 2007-10-19 | 2009-06-25 | Wyeth | FXR Agonists for the Treatment of Nonalcoholic Fatty Liver and Cholesterol Gallstone Diseases |
| KR101239008B1 (ko) | 2008-03-31 | 2013-03-04 | 한양대학교 산학협력단 | 바일산 유도체 및 그의 응용 |
| US8796249B2 (en) | 2008-07-30 | 2014-08-05 | Intercept Pharmaceuticals, Inc. | TGR5 modulators and methods of use thereof |
| SI2558577T1 (sl) * | 2010-04-16 | 2019-05-31 | Nuevolution A/S | Bifunkcionalni kompleksi in metode za pripravo in uporabo takšnih kompleksov |
| WO2012024581A2 (en) * | 2010-08-20 | 2012-02-23 | Fate Therapeutics, Inc. | Oxysterol compounds |
| JP2014521699A (ja) | 2011-08-04 | 2014-08-28 | ルメナ ファーマシューティカルズ,インク. | 膵臓炎の処置用の胆汁酸再利用阻害剤 |
| US11154559B2 (en) | 2011-09-29 | 2021-10-26 | Ethicon Endo-Surgery, Inc. | Methods and compositions of bile acids |
| EP2844257A4 (en) | 2012-05-01 | 2016-06-01 | Catabasis Pharmaceuticals Inc | Fatty Acid Conjugates from Statin and FXR Agonists; COMPOSITIONS AND METHODS OF USE |
| ES2822375T3 (es) * | 2012-06-19 | 2021-04-30 | Intercept Pharmaceuticals Inc | Preparación de la forma no cristalina del ácido obeticólico |
| US9079935B2 (en) | 2012-08-13 | 2015-07-14 | The Board Of Regents Of The Nevada System Of Higher Education On Behalf Of The University Of Nevada, Las Vegas | Reducing risk of contracting Clostridium-difficile associated disease |
| WO2014036379A2 (en) | 2012-08-31 | 2014-03-06 | Metselex | Bile acids prevent or abolish progression of parkinson's and related neurodegenerative diseases |
| US20140187633A1 (en) | 2012-12-31 | 2014-07-03 | Amarin Pharmaceuticals Ireland Limited | Methods of treating or preventing nonalcoholic steatohepatitis and/or primary biliary cirrhosis |
| US9814733B2 (en) | 2012-12-31 | 2017-11-14 | A,arin Pharmaceuticals Ireland Limited | Compositions comprising EPA and obeticholic acid and methods of use thereof |
| US20140206657A1 (en) | 2013-01-18 | 2014-07-24 | City Of Hope | Bile acid analog tgr5 agonists |
| CN105377870B (zh) | 2013-05-14 | 2018-04-03 | 英特塞普特医药品公司 | 作为法尼醇x受体调节剂的胆汁酸的11‑羟基衍生物及其氨基酸共轭物 |
| BR112016002268B1 (pt) | 2013-08-01 | 2022-11-01 | The Penn State Research Foundation | Uso de inibidores do receptor x farnesoide |
| US20150112089A1 (en) | 2013-10-22 | 2015-04-23 | Metselex, Inc. | Deuterated bile acids |
| SI3626725T1 (sl) | 2014-05-29 | 2023-04-28 | Bar Pharmaceuticals S.R.L. | Derivati holana za uporabo pri zdravljenju in/ali preprečevanju bolezni, posredovanih s FXR in TGR5/GPBAR1 |
| BR112017009657A2 (pt) | 2014-11-06 | 2018-01-23 | Enanta Pharmaceuticals, Inc | análogos de ácidos biliares como agonistas de fxr/tgr5 e métodos de uso dos mesmos |
| CN111944006B (zh) | 2014-11-17 | 2021-12-17 | 正大天晴药业集团股份有限公司 | 新的7-酮-6β-烷基胆烷酸衍生物在制备奥贝胆酸以及其在医药领域的用途 |
| EA033427B1 (ru) * | 2014-11-19 | 2019-10-31 | Nzp Uk Ltd | 6-алкил-7-гидрокси-4-ен-3-оновые стероиды в качестве промежуточных соединений для получения стероидных модуляторов fxr |
| US10208081B2 (en) | 2014-11-26 | 2019-02-19 | Enanta Pharmaceuticals, Inc. | Bile acid derivatives as FXR/TGR5 agonists and methods of use thereof |
| US20160176917A1 (en) * | 2014-11-26 | 2016-06-23 | Enanta Pharmaceuticals, Inc. | Bile Acid Derivatives as FXR/TGR5 Agonists and Methods of Use Thereof |
| WO2016086134A1 (en) * | 2014-11-26 | 2016-06-02 | Enanta Pharmaceuticals, Inc. | Bile acid derivatives as fxr/tgr5 agonists and methods of use thereof |
| WO2016086115A1 (en) | 2014-11-26 | 2016-06-02 | Enanta Pharmaceuticals, Inc. | Tetrazole derivatives of bile acids as fxr/tgr5 agonists and methods of use thereof |
| RU2017121457A (ru) | 2014-11-26 | 2018-12-26 | Энанта Фармасьютикалс, Инк. | Аналоги желчной кислоты в качестве агонистов fxr/tgr5 и способы их применения |
| AU2016219266A1 (en) | 2015-02-11 | 2017-08-10 | Enanta Pharmaceuticals, Inc. | Bile acid analogs as FXR/TGR5 agonists and methods of use thereof |
| CN104804055B (zh) * | 2015-03-18 | 2016-07-06 | 苏州天绿生物制药有限公司 | 一种采用硅烷化试剂纯化7-酮石胆酸的方法 |
| RU2712099C2 (ru) | 2015-03-31 | 2020-01-24 | Энанта Фармасьютикалс, Инк. | Производные желчных кислот в качестве агонистов fxr/tgr5 и способы их применения |
| WO2016173493A1 (en) | 2015-04-28 | 2016-11-03 | Shanghai De Novo Pharmatech Co. Ltd. | Sulfonylaminocarbonyl derivative, pharmaceutical composition and uses thereof |
| WO2016173397A1 (zh) | 2015-04-28 | 2016-11-03 | 上海翰森生物医药科技有限公司 | 胆酸衍生物及其制备方法和医药用途 |
| TW201704251A (zh) * | 2015-04-29 | 2017-02-01 | 正大天晴藥業集團股份有限公司 | 鵝去氧膽酸衍生物 |
| TW201700447A (zh) | 2015-06-19 | 2017-01-01 | 英特賽普醫藥品公司 | Tgr5調控劑及其用法 |
| EP3331896A4 (en) | 2015-08-07 | 2019-08-14 | Intercept Pharmaceuticals, Inc. | PROCESS FOR THE PRODUCTION OF GALLENIC ACID AND DERIVATIVES THEREOF |
| CN105175473B (zh) | 2015-08-19 | 2018-12-21 | 丽珠医药集团股份有限公司 | 一种奥贝胆酸晶型i及其制备方法、药物组合物和用途 |
| CN106478759A (zh) | 2015-08-31 | 2017-03-08 | 陕西合成药业股份有限公司 | 奥贝胆酸衍生物及其制备方法和用途 |
| CN106518946A (zh) * | 2015-09-10 | 2017-03-22 | 上海迪诺医药科技有限公司 | 磺酰脲衍生物、其药物组合物及应用 |
| KR20180052756A (ko) | 2015-09-24 | 2018-05-18 | 인터셉트 파마슈티컬즈, 인크. | 담즙산 유도체 제조를 위한 방법 및 중간체 |
| EP3359160B1 (en) | 2015-10-07 | 2021-08-25 | Intercept Pharmaceuticals, Inc. | Farnesoid x receptor modulators |
| MY196292A (en) | 2016-01-28 | 2023-03-24 | Chia Tai Tianqing Pharmaceutical Group Co Ltd | Steroid Derivative Fxr Agonist |
| US10364267B2 (en) | 2016-02-23 | 2019-07-30 | Enanta Pharmaceuticals, Inc. | Deuterated bile acid derivatives as FXR/TGR5 agonists and methods of use thereof |
| WO2017147174A1 (en) | 2016-02-23 | 2017-08-31 | Enanta Pharmaceuticals, Inc. | Heteroaryl containing bile acid analogs as fxr/tgr5 agonists and methods of use thereof |
| US10323060B2 (en) | 2016-02-23 | 2019-06-18 | Enanta Pharmaceuticals, Inc. | Benzoic acid derivatives of bile acid as FXR/TGR5 agonists and methods of use thereof |
| EA038632B1 (ru) | 2016-03-11 | 2021-09-27 | Интерсепт Фармасьютикалз, Инк. | 7,11-дигидрокси-6-этил-5-холан-24-овая кислота и фармацевтические композиции на ее основе для лечения или предупреждения заболевания или состояния, опосредованных фарнезоидным х-рецептором (fxr) |
| AU2017368069B2 (en) | 2016-11-29 | 2021-07-08 | Enanta Pharmaceuticals, Inc. | Process for preparation of sulfonylurea bile acid derivatives |
| US10472386B2 (en) | 2017-02-14 | 2019-11-12 | Enanta Pharmaceuticals, Inc. | Bile acid derivatives as FXR agonists and methods of use thereof |
| MX388300B (es) | 2017-04-07 | 2025-03-19 | Enanta Pharm Inc | Proceso para la preparación de derivados de ácidos biliares de sulfonil carbamato |
-
2017
- 2017-11-29 AU AU2017368069A patent/AU2017368069B2/en not_active Ceased
- 2017-11-29 ES ES17877352T patent/ES2918698T3/es active Active
- 2017-11-29 KR KR1020197018568A patent/KR102499441B1/ko active Active
- 2017-11-29 WO PCT/US2017/063720 patent/WO2018102418A1/en not_active Ceased
- 2017-11-29 EP EP17877352.9A patent/EP3548038B1/en active Active
- 2017-11-29 MX MX2019006165A patent/MX378555B/es unknown
- 2017-11-29 BR BR112019010798A patent/BR112019010798A2/pt active Search and Examination
- 2017-11-29 US US15/826,233 patent/US10584145B2/en active Active
- 2017-11-29 CA CA3045023A patent/CA3045023A1/en active Pending
- 2017-11-29 JP JP2019528041A patent/JP7057783B2/ja not_active Expired - Fee Related
- 2017-11-29 CN CN201780081494.2A patent/CN110121347A/zh active Pending
-
2020
- 2020-02-07 US US16/784,296 patent/US10947264B2/en active Active
Also Published As
| Publication number | Publication date |
|---|---|
| AU2017368069B2 (en) | 2021-07-08 |
| US20200247839A1 (en) | 2020-08-06 |
| KR102499441B1 (ko) | 2023-02-13 |
| US10584145B2 (en) | 2020-03-10 |
| JP7057783B2 (ja) | 2022-04-20 |
| CA3045023A1 (en) | 2018-06-07 |
| MX2019006165A (es) | 2019-10-14 |
| JP2019535777A (ja) | 2019-12-12 |
| KR20190114960A (ko) | 2019-10-10 |
| EP3548038B1 (en) | 2022-04-13 |
| MX378555B (es) | 2025-03-10 |
| EP3548038A4 (en) | 2020-07-01 |
| WO2018102418A1 (en) | 2018-06-07 |
| BR112019010798A2 (pt) | 2019-10-01 |
| US20180148469A1 (en) | 2018-05-31 |
| CN110121347A (zh) | 2019-08-13 |
| EP3548038A1 (en) | 2019-10-09 |
| AU2017368069A1 (en) | 2019-06-13 |
| US10947264B2 (en) | 2021-03-16 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| AU2017368069B2 (en) | Process for preparation of sulfonylurea bile acid derivatives | |
| ES2815624T3 (es) | Derivados de ácidos biliares como agonistas FXR/TGR5 | |
| ES2971092T3 (es) | Procedimiento para la preparación de derivados de ácidos biliares de carbamato de sulfonilo | |
| CN106999551A (zh) | 作为fxr/tgr5激动剂的胆汁酸类似物和其使用方法 | |
| EP3523298A1 (en) | Isoxazole analogs as fxr agonists and methods of use thereof | |
| WO2017201155A1 (en) | lSOXAZOLE DERIVATIVES AS FXR AGONISTS AND METHODS OF USE THEREOF | |
| WO2018081285A1 (en) | Urea-containing isoxazole derivatives as fxr agonists and methods of use thereof | |
| WO2016086134A1 (en) | Bile acid derivatives as fxr/tgr5 agonists and methods of use thereof | |
| WO2020041417A1 (en) | Cycloalkyl-containing apoptosis signal-regulating kinase 1 inhibitors and methods of use thereof | |
| HK40016000B (en) | Process for preparation of sulfonylurea bile acid derivatives | |
| HK40016000A (en) | Process for preparation of sulfonylurea bile acid derivatives | |
| RU2791682C2 (ru) | Способ получения сульфонилкарбаматных производных желчных кислот | |
| WO2025108154A1 (en) | Polycyclic compound and use thereof | |
| HK40019172B (en) | Process for preparation of sulfonyl carbamate bile acid derivatives | |
| HK40019172A (en) | Process for preparation of sulfonyl carbamate bile acid derivatives |