ES2925578T3 - Inhibidor de cinasas macrocíclico - Google Patents
Inhibidor de cinasas macrocíclico Download PDFInfo
- Publication number
- ES2925578T3 ES2925578T3 ES19788896T ES19788896T ES2925578T3 ES 2925578 T3 ES2925578 T3 ES 2925578T3 ES 19788896 T ES19788896 T ES 19788896T ES 19788896 T ES19788896 T ES 19788896T ES 2925578 T3 ES2925578 T3 ES 2925578T3
- Authority
- ES
- Spain
- Prior art keywords
- alkyl
- nrarb
- substituted
- ora
- hydrogen
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 229940043355 kinase inhibitor Drugs 0.000 title abstract description 6
- 239000003757 phosphotransferase inhibitor Substances 0.000 title abstract description 6
- 150000001875 compounds Chemical class 0.000 claims abstract description 60
- 150000003839 salts Chemical class 0.000 claims abstract description 33
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims abstract description 26
- 201000010099 disease Diseases 0.000 claims abstract description 24
- 125000000217 alkyl group Chemical group 0.000 claims description 98
- 229910003827 NRaRb Inorganic materials 0.000 claims description 82
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 60
- 229910052739 hydrogen Inorganic materials 0.000 claims description 58
- 239000001257 hydrogen Substances 0.000 claims description 58
- 239000000203 mixture Substances 0.000 claims description 51
- 125000000592 heterocycloalkyl group Chemical group 0.000 claims description 48
- 150000002431 hydrogen Chemical class 0.000 claims description 42
- 229910052736 halogen Inorganic materials 0.000 claims description 37
- 150000002367 halogens Chemical class 0.000 claims description 37
- 206010028980 Neoplasm Diseases 0.000 claims description 35
- 125000000304 alkynyl group Chemical group 0.000 claims description 22
- 208000002193 Pain Diseases 0.000 claims description 20
- 125000002947 alkylene group Chemical group 0.000 claims description 17
- 125000000623 heterocyclic group Chemical group 0.000 claims description 17
- 125000003342 alkenyl group Chemical group 0.000 claims description 14
- 239000003814 drug Substances 0.000 claims description 14
- 125000006584 (C3-C10) heterocycloalkyl group Chemical group 0.000 claims description 12
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 12
- 125000004093 cyano group Chemical group *C#N 0.000 claims description 12
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 12
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 claims description 10
- 125000003601 C2-C6 alkynyl group Chemical group 0.000 claims description 10
- 208000027866 inflammatory disease Diseases 0.000 claims description 9
- 125000006374 C2-C10 alkenyl group Chemical group 0.000 claims description 8
- 229910052701 rubidium Inorganic materials 0.000 claims description 8
- 125000004450 alkenylene group Chemical group 0.000 claims description 7
- 125000004419 alkynylene group Chemical group 0.000 claims description 7
- 239000000463 material Substances 0.000 claims description 7
- 206010006187 Breast cancer Diseases 0.000 claims description 6
- 208000026310 Breast neoplasm Diseases 0.000 claims description 6
- 125000001624 naphthyl group Chemical group 0.000 claims description 6
- 230000004770 neurodegeneration Effects 0.000 claims description 6
- 208000015122 neurodegenerative disease Diseases 0.000 claims description 6
- 208000006673 asthma Diseases 0.000 claims description 5
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims description 5
- 125000003161 (C1-C6) alkylene group Chemical group 0.000 claims description 4
- 208000024827 Alzheimer disease Diseases 0.000 claims description 4
- 208000022559 Inflammatory bowel disease Diseases 0.000 claims description 4
- 206010065390 Inflammatory pain Diseases 0.000 claims description 4
- 208000018737 Parkinson disease Diseases 0.000 claims description 4
- 201000001441 melanoma Diseases 0.000 claims description 4
- 201000006417 multiple sclerosis Diseases 0.000 claims description 4
- 208000004296 neuralgia Diseases 0.000 claims description 4
- 208000021722 neuropathic pain Diseases 0.000 claims description 4
- 229910052717 sulfur Inorganic materials 0.000 claims description 4
- 208000000094 Chronic Pain Diseases 0.000 claims description 3
- 201000004624 Dermatitis Diseases 0.000 claims description 3
- 208000008846 Neurocytoma Diseases 0.000 claims description 3
- 208000005298 acute pain Diseases 0.000 claims description 3
- 201000008361 ganglioneuroma Diseases 0.000 claims description 3
- 125000006590 (C2-C6) alkenylene group Chemical group 0.000 claims description 2
- 125000006591 (C2-C6) alkynylene group Chemical group 0.000 claims description 2
- 101150073096 NRAS gene Proteins 0.000 claims description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical group C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 claims description 2
- 208000005718 Stomach Neoplasms Diseases 0.000 claims description 2
- 238000009472 formulation Methods 0.000 claims description 2
- 206010017758 gastric cancer Diseases 0.000 claims description 2
- 229910052760 oxygen Inorganic materials 0.000 claims description 2
- 201000011549 stomach cancer Diseases 0.000 claims description 2
- 102100035108 High affinity nerve growth factor receptor Human genes 0.000 abstract description 31
- 101000596894 Homo sapiens High affinity nerve growth factor receptor Proteins 0.000 abstract description 31
- 230000000694 effects Effects 0.000 abstract description 18
- 230000002159 abnormal effect Effects 0.000 abstract description 15
- 230000002401 inhibitory effect Effects 0.000 abstract description 14
- 238000002474 experimental method Methods 0.000 abstract description 13
- 230000004614 tumor growth Effects 0.000 abstract description 11
- 230000012010 growth Effects 0.000 abstract description 6
- 238000001727 in vivo Methods 0.000 abstract description 4
- 230000005764 inhibitory process Effects 0.000 abstract description 4
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 264
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 143
- 238000002360 preparation method Methods 0.000 description 98
- 239000002904 solvent Substances 0.000 description 76
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 60
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 57
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 56
- 238000006243 chemical reaction Methods 0.000 description 53
- 239000012074 organic phase Substances 0.000 description 47
- 239000000243 solution Substances 0.000 description 46
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 43
- 210000004027 cell Anatomy 0.000 description 40
- -1 lithium triethylborohydride Chemical compound 0.000 description 40
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 36
- 239000008346 aqueous phase Substances 0.000 description 36
- 238000004440 column chromatography Methods 0.000 description 36
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 34
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 30
- 239000003208 petroleum Substances 0.000 description 28
- 238000003756 stirring Methods 0.000 description 26
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 23
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 21
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 20
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 18
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 18
- 238000012360 testing method Methods 0.000 description 17
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 17
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 16
- 238000000034 method Methods 0.000 description 16
- 201000011510 cancer Diseases 0.000 description 14
- 239000012299 nitrogen atmosphere Substances 0.000 description 13
- 238000005160 1H NMR spectroscopy Methods 0.000 description 11
- 239000002253 acid Substances 0.000 description 11
- 241001465754 Metazoa Species 0.000 description 10
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 10
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 10
- 238000010576 medium-pressure preparative liquid chromatography Methods 0.000 description 10
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 10
- 241000699670 Mus sp. Species 0.000 description 9
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 9
- 229910000024 caesium carbonate Inorganic materials 0.000 description 9
- 239000003960 organic solvent Substances 0.000 description 9
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 8
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 8
- 238000006911 enzymatic reaction Methods 0.000 description 8
- 239000012071 phase Substances 0.000 description 8
- IWQHESBNCMOQOT-UHFFFAOYSA-N 3-[(2-methylpropan-2-yl)oxycarbonylamino]propyl methanesulfonate Chemical compound CC(C)(C)OC(=O)NCCCOS(C)(=O)=O IWQHESBNCMOQOT-UHFFFAOYSA-N 0.000 description 7
- PCBZRNYXXCIELG-WYFCWLEVSA-N COC1=CC=C(C[C@H](NC(=O)OC2CCCC3(C2)OOC2(O3)C3CC4CC(C3)CC2C4)C(=O)N[C@@H]2[C@@H](CO)O[C@H]([C@@H]2O)N2C=NC3=C2N=CN=C3N(C)C)C=C1 Chemical compound COC1=CC=C(C[C@H](NC(=O)OC2CCCC3(C2)OOC2(O3)C3CC4CC(C3)CC2C4)C(=O)N[C@@H]2[C@@H](CO)O[C@H]([C@@H]2O)N2C=NC3=C2N=CN=C3N(C)C)C=C1 PCBZRNYXXCIELG-WYFCWLEVSA-N 0.000 description 7
- 101150111783 NTRK1 gene Proteins 0.000 description 7
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 7
- 229940079593 drug Drugs 0.000 description 7
- 238000002953 preparative HPLC Methods 0.000 description 7
- 239000007787 solid Substances 0.000 description 7
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 6
- 108010025020 Nerve Growth Factor Proteins 0.000 description 6
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 6
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 6
- 229910052757 nitrogen Inorganic materials 0.000 description 6
- 239000011535 reaction buffer Substances 0.000 description 6
- QAEDZJGFFMLHHQ-UHFFFAOYSA-N trifluoroacetic anhydride Chemical compound FC(F)(F)C(=O)OC(=O)C(F)(F)F QAEDZJGFFMLHHQ-UHFFFAOYSA-N 0.000 description 6
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical class [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 5
- KXDHJXZQYSOELW-UHFFFAOYSA-M Carbamate Chemical compound NC([O-])=O KXDHJXZQYSOELW-UHFFFAOYSA-M 0.000 description 5
- 206010061218 Inflammation Diseases 0.000 description 5
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 5
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 5
- 101150056950 Ntrk2 gene Proteins 0.000 description 5
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical class [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 5
- VTUQIYAEGKOHMR-UHFFFAOYSA-N benzyl 2,5-dioxopyrrolidine-3-carboxylate Chemical compound C1C(=O)NC(=O)C1C(=O)OCC1=CC=CC=C1 VTUQIYAEGKOHMR-UHFFFAOYSA-N 0.000 description 5
- 239000003153 chemical reaction reagent Substances 0.000 description 5
- 238000007405 data analysis Methods 0.000 description 5
- 230000004054 inflammatory process Effects 0.000 description 5
- 239000003112 inhibitor Substances 0.000 description 5
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 5
- 229910000027 potassium carbonate Inorganic materials 0.000 description 5
- VNFWTIYUKDMAOP-UHFFFAOYSA-N sphos Chemical compound COC1=CC=CC(OC)=C1C1=CC=CC=C1P(C1CCCCC1)C1CCCCC1 VNFWTIYUKDMAOP-UHFFFAOYSA-N 0.000 description 5
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 5
- KFRIIXDJSCHVAY-CYBMUJFWSA-N 2-[(2R)-1-(4-chloropyrido[3,2-d]pyrimidin-6-yl)pyrrolidin-2-yl]-4-fluorophenol Chemical compound ClC=1C2=C(N=CN=1)C=CC(=N2)N1[C@H](CCC1)C1=C(C=CC(=C1)F)O KFRIIXDJSCHVAY-CYBMUJFWSA-N 0.000 description 4
- RHCWAJVRIADCQS-UHFFFAOYSA-N 2-bromo-4-fluoro-1-phenylmethoxybenzene Chemical compound BrC1=CC(F)=CC=C1OCC1=CC=CC=C1 RHCWAJVRIADCQS-UHFFFAOYSA-N 0.000 description 4
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 4
- LRHPLDYGYMQRHN-UHFFFAOYSA-N N-Butanol Chemical compound CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 4
- 101150117329 NTRK3 gene Proteins 0.000 description 4
- 102000007072 Nerve Growth Factors Human genes 0.000 description 4
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 4
- 230000003698 anagen phase Effects 0.000 description 4
- 238000004458 analytical method Methods 0.000 description 4
- 125000004429 atom Chemical group 0.000 description 4
- ILAHWRKJUDSMFH-UHFFFAOYSA-N boron tribromide Chemical compound BrB(Br)Br ILAHWRKJUDSMFH-UHFFFAOYSA-N 0.000 description 4
- 239000006285 cell suspension Substances 0.000 description 4
- 239000000706 filtrate Substances 0.000 description 4
- 125000005842 heteroatom Chemical group 0.000 description 4
- 125000001183 hydrocarbyl group Chemical group 0.000 description 4
- 238000004519 manufacturing process Methods 0.000 description 4
- 230000035772 mutation Effects 0.000 description 4
- 239000003900 neurotrophic factor Substances 0.000 description 4
- 125000000951 phenoxy group Chemical group [H]C1=C([H])C([H])=C(O*)C([H])=C1[H] 0.000 description 4
- 239000008213 purified water Substances 0.000 description 4
- 239000011541 reaction mixture Substances 0.000 description 4
- 230000002441 reversible effect Effects 0.000 description 4
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical class O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 4
- 239000007858 starting material Substances 0.000 description 4
- CESUXLKAADQNTB-UHFFFAOYSA-N tert-butanesulfinamide Chemical compound CC(C)(C)S(N)=O CESUXLKAADQNTB-UHFFFAOYSA-N 0.000 description 4
- JMXKSZRRTHPKDL-UHFFFAOYSA-N titanium ethoxide Chemical compound [Ti+4].CC[O-].CC[O-].CC[O-].CC[O-] JMXKSZRRTHPKDL-UHFFFAOYSA-N 0.000 description 4
- DGHHBEKJDDYBPK-BCHFMIIMSA-N (2R)-1-[(S)-tert-butylsulfinyl]-2-(5-fluoro-2-phenylmethoxyphenyl)pyrrolidine Chemical compound C(C1=CC=CC=C1)OC1=C(C=C(C=C1)F)[C@@H]1N(CCC1)[S@@](=O)C(C)(C)C DGHHBEKJDDYBPK-BCHFMIIMSA-N 0.000 description 3
- MRKYZNDHNQCNKG-CXAGYDPISA-N (2R)-4-[2-[(2R)-1-(4-chloropyrido[3,2-d]pyrimidin-6-yl)pyrrolidin-2-yl]-4-fluorophenoxy]butan-2-amine Chemical compound ClC=1C2=C(N=CN=1)C=CC(=N2)N1[C@H](CCC1)C1=C(OCC[C@@H](C)N)C=CC(=C1)F MRKYZNDHNQCNKG-CXAGYDPISA-N 0.000 description 3
- HBQVISFWYXWEDV-SNVBAGLBSA-N (2r)-2-(5-fluoro-2-methoxyphenyl)pyrrolidine Chemical compound COC1=CC=C(F)C=C1[C@@H]1NCCC1 HBQVISFWYXWEDV-SNVBAGLBSA-N 0.000 description 3
- OVZWLWZMLHOFFU-UHFFFAOYSA-N 1-(5-fluoro-2-methoxyphenyl)-n-methylmethanamine Chemical compound CNCC1=CC(F)=CC=C1OC OVZWLWZMLHOFFU-UHFFFAOYSA-N 0.000 description 3
- FQGZBYFRLLFDOT-SECBINFHSA-N 2,2,2-trifluoro-1-[(2R)-2-(5-fluoro-2-hydroxyphenyl)pyrrolidin-1-yl]ethanone Chemical compound FC(C(=O)N1[C@H](CCC1)C1=C(C=CC(=C1)F)O)(F)F FQGZBYFRLLFDOT-SECBINFHSA-N 0.000 description 3
- CTQWECIQKXZRGG-UHFFFAOYSA-N 2,8-dichloro-7-fluoro-1,5-naphthyridine Chemical compound ClC1=NC2=C(C(=CN=C2C=C1)F)Cl CTQWECIQKXZRGG-UHFFFAOYSA-N 0.000 description 3
- GUXADVJBRDJGBN-CQSZACIVSA-N 4-chloro-6-[(2R)-2-(5-fluoro-2-methoxyphenyl)pyrrolidin-1-yl]pyrido[3,2-d]pyrimidine Chemical compound ClC=1C2=C(N=CN=1)C=CC(=N2)N1[C@H](CCC1)C1=C(C=CC(=C1)F)OC GUXADVJBRDJGBN-CQSZACIVSA-N 0.000 description 3
- PIHKPXDJNMQHGB-SECBINFHSA-N 4-fluoro-2-[(2r)-pyrrolidin-2-yl]phenol Chemical compound OC1=CC=C(F)C=C1[C@@H]1NCCC1 PIHKPXDJNMQHGB-SECBINFHSA-N 0.000 description 3
- YNNMFFRYNRBRII-UHFFFAOYSA-N 5-fluoro-2-(methylaminomethyl)phenol Chemical compound CNCC1=CC=C(F)C=C1O YNNMFFRYNRBRII-UHFFFAOYSA-N 0.000 description 3
- ZMGPLIVAOWFQFM-UHFFFAOYSA-N 5-fluoro-2-methoxy-n-methylbenzamide Chemical compound CNC(=O)C1=CC(F)=CC=C1OC ZMGPLIVAOWFQFM-UHFFFAOYSA-N 0.000 description 3
- RBOHCGUHFYEMCU-UHFFFAOYSA-N 6-chloro-N-[4-(5-fluoro-3-pyridin-2-ylpyrrolidin-2-yl)butyl]pyrido[3,2-d]pyrimidin-4-amine Chemical compound ClC=1C=CC=2N=CN=C(C=2N=1)NCCCCC1NC(CC1C1=NC=CC=C1)F RBOHCGUHFYEMCU-UHFFFAOYSA-N 0.000 description 3
- 238000011729 BALB/c nude mouse Methods 0.000 description 3
- XWZTWHFKDBXIGC-LLVKDONJSA-N CS(=O)(=O)OCC[C@@H](C)NC(=O)OCC1=CC=CC=C1 Chemical compound CS(=O)(=O)OCC[C@@H](C)NC(=O)OCC1=CC=CC=C1 XWZTWHFKDBXIGC-LLVKDONJSA-N 0.000 description 3
- 206010009944 Colon cancer Diseases 0.000 description 3
- 229920000858 Cyclodextrin Polymers 0.000 description 3
- 206010027476 Metastases Diseases 0.000 description 3
- 241000699666 Mus <mouse, genus> Species 0.000 description 3
- GLLUMDNIBVRACW-VXGBXAGGSA-N N-[(2R)-4-[2-[(1R)-1-aminoethyl]-4-fluorophenoxy]butan-2-yl]-6-chloro-3-fluoro-1,5-naphthyridin-4-amine Chemical compound N[C@H](C)C1=C(OCC[C@@H](C)NC2=C(C=NC3=CC=C(N=C23)Cl)F)C=CC(=C1)F GLLUMDNIBVRACW-VXGBXAGGSA-N 0.000 description 3
- LQZQSJKTRPYVBV-LLVKDONJSA-N N-[3-[2-[(1R)-1-aminoethyl]-4-fluorophenoxy]propyl]-6-chloropyrido[3,2-d]pyrimidin-4-amine Chemical compound N[C@H](C)C1=C(OCCCNC=2C3=C(N=CN=2)C=CC(=N3)Cl)C=CC(=C1)F LQZQSJKTRPYVBV-LLVKDONJSA-N 0.000 description 3
- 108091000080 Phosphotransferase Proteins 0.000 description 3
- 229920002565 Polyethylene Glycol 400 Polymers 0.000 description 3
- 238000011579 SCID mouse model Methods 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- 238000010171 animal model Methods 0.000 description 3
- XCASKVGSKPCLQW-LLVKDONJSA-N benzyl N-[(1R)-1-(5-fluoro-2-hydroxyphenyl)ethyl]carbamate Chemical compound C[C@@H](NC(=O)OCc1ccccc1)c1cc(F)ccc1O XCASKVGSKPCLQW-LLVKDONJSA-N 0.000 description 3
- XCDNXZCHECZQFG-HUUCEWRRSA-N benzyl N-[(1R)-1-[2-[(3R)-3-aminobutoxy]-5-fluorophenyl]ethyl]carbamate Chemical compound N[C@@H](CCOC1=C(C=C(C=C1)F)[C@@H](C)NC(OCC1=CC=CC=C1)=O)C XCDNXZCHECZQFG-HUUCEWRRSA-N 0.000 description 3
- MTGRWIXIPFVCHG-UHFFFAOYSA-N benzyl N-[(5-fluoro-2-methoxyphenyl)methyl]-N-methylcarbamate Chemical compound FC=1C=CC(=C(CN(C(OCC2=CC=CC=C2)=O)C)C=1)OC MTGRWIXIPFVCHG-UHFFFAOYSA-N 0.000 description 3
- ODQRMROISMPSQN-UHFFFAOYSA-N benzyl N-[5-fluoro-2-[3-[(2-methylpropan-2-yl)oxycarbonylamino]propoxy]phenyl]-N-methylcarbamate Chemical compound C(C1=CC=CC=C1)OC(N(C)C1=C(C=CC(=C1)F)OCCCNC(=O)OC(C)(C)C)=O ODQRMROISMPSQN-UHFFFAOYSA-N 0.000 description 3
- 125000004432 carbon atom Chemical group C* 0.000 description 3
- 238000012054 celltiter-glo Methods 0.000 description 3
- 208000029742 colonic neoplasm Diseases 0.000 description 3
- 239000012091 fetal bovine serum Substances 0.000 description 3
- 210000000987 immune system Anatomy 0.000 description 3
- 239000007788 liquid Substances 0.000 description 3
- OKKJLVBELUTLKV-VMNATFBRSA-N methanol-d1 Chemical compound [2H]OC OKKJLVBELUTLKV-VMNATFBRSA-N 0.000 description 3
- 230000037361 pathway Effects 0.000 description 3
- JLFNLZLINWHATN-UHFFFAOYSA-N pentaethylene glycol Chemical compound OCCOCCOCCOCCOCCO JLFNLZLINWHATN-UHFFFAOYSA-N 0.000 description 3
- PYKQIMLYJUEHST-UHFFFAOYSA-N phenyl N-[2-(3-aminopropoxy)-5-fluorophenyl]-N-methylcarbamate Chemical compound NCCCOC1=C(C=C(C=C1)F)N(C(OC1=CC=CC=C1)=O)C PYKQIMLYJUEHST-UHFFFAOYSA-N 0.000 description 3
- 102000020233 phosphotransferase Human genes 0.000 description 3
- 238000000746 purification Methods 0.000 description 3
- 150000003384 small molecules Chemical class 0.000 description 3
- KGWJSBQMVWSYKI-UHFFFAOYSA-N tert-butyl 2-[2-(3-aminopropyl)-5-fluoropyridin-3-yl]pyrrolidine-1-carboxylate Chemical compound NCCCC1=NC=C(C=C1C1N(CCC1)C(=O)OC(C)(C)C)F KGWJSBQMVWSYKI-UHFFFAOYSA-N 0.000 description 3
- ODLHGICHYURWBS-LKONHMLTSA-N trappsol cyclo Chemical compound CC(O)COC[C@H]([C@H]([C@@H]([C@H]1O)O)O[C@H]2O[C@@H]([C@@H](O[C@H]3O[C@H](COCC(C)O)[C@H]([C@@H]([C@H]3O)O)O[C@H]3O[C@H](COCC(C)O)[C@H]([C@@H]([C@H]3O)O)O[C@H]3O[C@H](COCC(C)O)[C@H]([C@@H]([C@H]3O)O)O[C@H]3O[C@H](COCC(C)O)[C@H]([C@@H]([C@H]3O)O)O3)[C@H](O)[C@H]2O)COCC(O)C)O[C@@H]1O[C@H]1[C@H](O)[C@@H](O)[C@@H]3O[C@@H]1COCC(C)O ODLHGICHYURWBS-LKONHMLTSA-N 0.000 description 3
- FAQYAMRNWDIXMY-UHFFFAOYSA-N trichloroborane Chemical compound ClB(Cl)Cl FAQYAMRNWDIXMY-UHFFFAOYSA-N 0.000 description 3
- 238000005303 weighing Methods 0.000 description 3
- CYPYTURSJDMMMP-WVCUSYJESA-N (1e,4e)-1,5-diphenylpenta-1,4-dien-3-one;palladium Chemical compound [Pd].[Pd].C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1 CYPYTURSJDMMMP-WVCUSYJESA-N 0.000 description 2
- WORJRXHJTUTINR-UHFFFAOYSA-N 1,4-dioxane;hydron;chloride Chemical compound Cl.C1COCCO1 WORJRXHJTUTINR-UHFFFAOYSA-N 0.000 description 2
- DZSQALAQDSTQSH-UHFFFAOYSA-N 1-(5-fluoro-2-phenylmethoxyphenyl)ethanone Chemical compound CC(=O)C1=CC(F)=CC=C1OCC1=CC=CC=C1 DZSQALAQDSTQSH-UHFFFAOYSA-N 0.000 description 2
- JVTSHOJDBRTPHD-UHFFFAOYSA-N 2,2,2-trifluoroacetaldehyde Chemical compound FC(F)(F)C=O JVTSHOJDBRTPHD-UHFFFAOYSA-N 0.000 description 2
- SSNRPTHWRFURQQ-RXMQYKEDSA-N 2-[(1r)-1-aminoethyl]-4-fluorophenol Chemical compound C[C@@H](N)C1=CC(F)=CC=C1O SSNRPTHWRFURQQ-RXMQYKEDSA-N 0.000 description 2
- IYQSALLUJKNGPC-KBMIEXCESA-N 2-[(2R)-1-[4-[(2,4-dimethoxyphenyl)methyl-[(3R)-3-hydroxybutyl]amino]pyrido[3,2-d]pyrimidin-6-yl]pyrrolidin-2-yl]-4-fluorophenol Chemical compound COC1=C(CN(C=2C3=C(N=CN=2)C=CC(=N3)N2[C@H](CCC2)C2=C(C=CC(=C2)F)O)CC[C@@H](C)O)C=CC(=C1)OC IYQSALLUJKNGPC-KBMIEXCESA-N 0.000 description 2
- CESUXLKAADQNTB-SSDOTTSWSA-N 2-methylpropane-2-sulfinamide Chemical compound CC(C)(C)[S@](N)=O CESUXLKAADQNTB-SSDOTTSWSA-N 0.000 description 2
- YAALXPGJSHTRFX-UHFFFAOYSA-N 6-chloro-1h-pyrido[3,2-d]pyrimidin-4-one Chemical compound N1C=NC(=O)C2=NC(Cl)=CC=C21 YAALXPGJSHTRFX-UHFFFAOYSA-N 0.000 description 2
- YJAADUMPZQXTHJ-UHFFFAOYSA-N 6-chloro-N-[3-[5-fluoro-2-(methylaminomethyl)phenoxy]propyl]pyrido[3,2-d]pyrimidin-4-amine Chemical compound ClC=1C=CC=2N=CN=C(C=2N=1)NCCCOC1=C(C=CC(=C1)F)CNC YJAADUMPZQXTHJ-UHFFFAOYSA-N 0.000 description 2
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 2
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 2
- 208000003174 Brain Neoplasms Diseases 0.000 description 2
- 208000016192 Demyelinating disease Diseases 0.000 description 2
- 206010012305 Demyelination Diseases 0.000 description 2
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 2
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 2
- 208000005615 Interstitial Cystitis Diseases 0.000 description 2
- 206010058467 Lung neoplasm malignant Diseases 0.000 description 2
- 239000012359 Methanesulfonyl chloride Substances 0.000 description 2
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical compound C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 description 2
- 102000015336 Nerve Growth Factor Human genes 0.000 description 2
- 229940096912 Trk tyrosine kinase inhibitor Drugs 0.000 description 2
- 102000005937 Tropomyosin Human genes 0.000 description 2
- 108010030743 Tropomyosin Proteins 0.000 description 2
- NNMCAJYXRIQQLW-MRVPVSSYSA-N [(3R)-3-[(2-methylpropan-2-yl)oxycarbonylamino]butyl] methanesulfonate Chemical compound CS(=O)(=O)OCC[C@@H](C)NC(=O)OC(C)(C)C NNMCAJYXRIQQLW-MRVPVSSYSA-N 0.000 description 2
- 230000004913 activation Effects 0.000 description 2
- 239000007864 aqueous solution Substances 0.000 description 2
- 125000003118 aryl group Chemical group 0.000 description 2
- 239000012298 atmosphere Substances 0.000 description 2
- PGBQHRLLYNSGAM-MRXNPFEDSA-N benzyl (2R)-2-(5-fluoro-2-hydroxyphenyl)pyrrolidine-1-carboxylate Chemical compound FC=1C=CC(=C(C=1)[C@@H]1N(CCC1)C(=O)OCC1=CC=CC=C1)O PGBQHRLLYNSGAM-MRXNPFEDSA-N 0.000 description 2
- QYTULKKWGFUWQF-OXQOHEQNSA-N benzyl (2R)-2-[2-[(3R)-3-aminobutoxy]-5-fluorophenyl]pyrrolidine-1-carboxylate Chemical compound N[C@@H](CCOC1=C(C=C(C=C1)F)[C@@H]1N(CCC1)C(=O)OCC1=CC=CC=C1)C QYTULKKWGFUWQF-OXQOHEQNSA-N 0.000 description 2
- JRIRZAMXAKPQBP-QGZVFWFLSA-N benzyl N-[(1R)-1-[5-fluoro-2-[3-[(2-methylpropan-2-yl)oxycarbonylamino]propoxy]phenyl]ethyl]carbamate Chemical compound C(C)(C)(C)OC(=O)NCCCOC1=C(C=C(C=C1)F)[C@@H](C)NC(OCC1=CC=CC=C1)=O JRIRZAMXAKPQBP-QGZVFWFLSA-N 0.000 description 2
- FMMRYNFPPOOVHI-UHFFFAOYSA-N benzyl N-[(5-fluoro-2-hydroxyphenyl)methyl]-N-methylcarbamate Chemical compound FC=1C=CC(=C(CN(C(OCC2=CC=CC=C2)=O)C)C=1)O FMMRYNFPPOOVHI-UHFFFAOYSA-N 0.000 description 2
- AGEZXYOZHKGVCM-UHFFFAOYSA-N benzyl bromide Chemical compound BrCC1=CC=CC=C1 AGEZXYOZHKGVCM-UHFFFAOYSA-N 0.000 description 2
- 239000011203 carbon fibre reinforced carbon Substances 0.000 description 2
- 229910002091 carbon monoxide Inorganic materials 0.000 description 2
- 239000003054 catalyst Substances 0.000 description 2
- 230000003833 cell viability Effects 0.000 description 2
- 238000005119 centrifugation Methods 0.000 description 2
- 239000012043 crude product Substances 0.000 description 2
- 238000001514 detection method Methods 0.000 description 2
- 238000010790 dilution Methods 0.000 description 2
- 239000012895 dilution Substances 0.000 description 2
- 208000035475 disorder Diseases 0.000 description 2
- 238000001914 filtration Methods 0.000 description 2
- 239000011630 iodine Substances 0.000 description 2
- 229910052740 iodine Inorganic materials 0.000 description 2
- 201000005202 lung cancer Diseases 0.000 description 2
- 208000020816 lung neoplasm Diseases 0.000 description 2
- 230000009401 metastasis Effects 0.000 description 2
- QARBMVPHQWIHKH-UHFFFAOYSA-N methanesulfonyl chloride Chemical compound CS(Cl)(=O)=O QARBMVPHQWIHKH-UHFFFAOYSA-N 0.000 description 2
- 239000011259 mixed solution Substances 0.000 description 2
- 229940053128 nerve growth factor Drugs 0.000 description 2
- 125000004433 nitrogen atom Chemical group N* 0.000 description 2
- 125000004430 oxygen atom Chemical group O* 0.000 description 2
- NFHFRUOZVGFOOS-UHFFFAOYSA-N palladium;triphenylphosphane Chemical compound [Pd].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 NFHFRUOZVGFOOS-UHFFFAOYSA-N 0.000 description 2
- BLOYBCROXMWFLY-UHFFFAOYSA-N phenyl N-(5-fluoro-2-hydroxyphenyl)-N-methylcarbamate Chemical compound FC=1C=CC(=C(C=1)N(C(OC1=CC=CC=C1)=O)C)O BLOYBCROXMWFLY-UHFFFAOYSA-N 0.000 description 2
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 2
- 239000013641 positive control Substances 0.000 description 2
- 239000000047 product Substances 0.000 description 2
- VVWRJUBEIPHGQF-UHFFFAOYSA-N propan-2-yl n-propan-2-yloxycarbonyliminocarbamate Chemical compound CC(C)OC(=O)N=NC(=O)OC(C)C VVWRJUBEIPHGQF-UHFFFAOYSA-N 0.000 description 2
- 238000010791 quenching Methods 0.000 description 2
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 2
- 238000010898 silica gel chromatography Methods 0.000 description 2
- 239000011780 sodium chloride Substances 0.000 description 2
- 238000006467 substitution reaction Methods 0.000 description 2
- 239000000758 substrate Substances 0.000 description 2
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 2
- 238000000967 suction filtration Methods 0.000 description 2
- 125000004434 sulfur atom Chemical group 0.000 description 2
- 239000006228 supernatant Substances 0.000 description 2
- NEXPIGWGOUSWIE-UHFFFAOYSA-N tert-butyl 2-(2-chloro-5-fluoropyridin-3-yl)pyrrolidine-1-carboxylate Chemical compound CC(C)(C)OC(=O)N1CCCC1C1=CC(F)=CN=C1Cl NEXPIGWGOUSWIE-UHFFFAOYSA-N 0.000 description 2
- XIWZJSAWRXCFGA-OXQOHEQNSA-N tert-butyl N-[(2R)-4-[2-[(2R)-1-(4-chloropyrido[3,2-d]pyrimidin-6-yl)pyrrolidin-2-yl]-4-fluorophenoxy]butan-2-yl]carbamate Chemical compound ClC=1C2=C(N=CN=1)C=CC(=N2)N1[C@H](CCC1)C1=C(OCC[C@@H](C)NC(OC(C)(C)C)=O)C=CC(=C1)F XIWZJSAWRXCFGA-OXQOHEQNSA-N 0.000 description 2
- GFFPCGSLARQZKY-UHFFFAOYSA-N tert-butyl N-[(5-fluoro-2-hydroxyphenyl)methyl]-N-methylcarbamate Chemical compound FC=1C=CC(=C(C=1)CN(C(OC(C)(C)C)=O)C)O GFFPCGSLARQZKY-UHFFFAOYSA-N 0.000 description 2
- RGTFRLIHFGYOHE-LLVKDONJSA-N tert-butyl N-[3-[2-[(1R)-1-aminoethyl]-4-fluorophenoxy]propyl]carbamate Chemical compound N[C@H](C)C1=C(OCCCNC(OC(C)(C)C)=O)C=CC(=C1)F RGTFRLIHFGYOHE-LLVKDONJSA-N 0.000 description 2
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 2
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 2
- 230000035899 viability Effects 0.000 description 2
- JIAARYAFYJHUJI-UHFFFAOYSA-L zinc dichloride Chemical compound [Cl-].[Cl-].[Zn+2] JIAARYAFYJHUJI-UHFFFAOYSA-L 0.000 description 2
- KVTORSJTMFCYDV-XCLFUZPHSA-N (2R)-1-[(S)-tert-butylsulfinyl]-2-(5-fluoro-2-methoxyphenyl)pyrrolidine Chemical compound C(C)(C)(C)[S@](=O)N1[C@H](CCC1)C1=C(C=CC(=C1)F)OC KVTORSJTMFCYDV-XCLFUZPHSA-N 0.000 description 1
- GHTUZULJDXITJX-MRVPVSSYSA-N (4R)-4-[(2-methylpropan-2-yl)oxycarbonylamino]pentane-1-sulfonic acid Chemical compound C[C@H](CCCS(=O)(=O)O)NC(=O)OC(C)(C)C GHTUZULJDXITJX-MRVPVSSYSA-N 0.000 description 1
- WSLDOOZREJYCGB-UHFFFAOYSA-N 1,2-Dichloroethane Chemical compound ClCCCl WSLDOOZREJYCGB-UHFFFAOYSA-N 0.000 description 1
- KOFFXZYMDLWRHX-UHFFFAOYSA-N 1-(5-fluoro-2-hydroxyphenyl)ethanone Chemical compound CC(=O)C1=CC(F)=CC=C1O KOFFXZYMDLWRHX-UHFFFAOYSA-N 0.000 description 1
- MEYRABVEYCFHHB-UHFFFAOYSA-N 2-bromo-4-fluorophenol Chemical compound OC1=CC=C(F)C=C1Br MEYRABVEYCFHHB-UHFFFAOYSA-N 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- NKUUDYHEWVWETB-UHFFFAOYSA-N 3-bromo-2-chloro-5-fluoropyridine Chemical compound FC1=CN=C(Cl)C(Br)=C1 NKUUDYHEWVWETB-UHFFFAOYSA-N 0.000 description 1
- FCNJEINFWXOLQY-UHFFFAOYSA-N 4,6-dichloropyrido[3,2-d]pyrimidine Chemical compound N1=CN=C(Cl)C2=NC(Cl)=CC=C21 FCNJEINFWXOLQY-UHFFFAOYSA-N 0.000 description 1
- OTYOBNBVRQAUCH-UHFFFAOYSA-N 4-chloro-n-methoxy-n-methylbutanamide Chemical compound CON(C)C(=O)CCCCl OTYOBNBVRQAUCH-UHFFFAOYSA-N 0.000 description 1
- PUOPEEIDBICXKS-UHFFFAOYSA-N 5,6-dibromo-2,3-difluoro-5-methoxy-6-methylcyclohexa-1,3-diene Chemical compound BrC1(C(C=C(C(=C1)F)F)(Br)C)OC PUOPEEIDBICXKS-UHFFFAOYSA-N 0.000 description 1
- WPXFJBPJUGMYOD-UHFFFAOYSA-N 5-fluoro-2-methoxybenzoic acid Chemical compound COC1=CC=C(F)C=C1C(O)=O WPXFJBPJUGMYOD-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- 208000002874 Acne Vulgaris Diseases 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 1
- 201000001320 Atherosclerosis Diseases 0.000 description 1
- 208000023275 Autoimmune disease Diseases 0.000 description 1
- 208000008035 Back Pain Diseases 0.000 description 1
- 206010005949 Bone cancer Diseases 0.000 description 1
- 208000018084 Bone neoplasm Diseases 0.000 description 1
- 206010006002 Bone pain Diseases 0.000 description 1
- 108091003079 Bovine Serum Albumin Proteins 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- JVHKDDDFKVOSMX-LLVKDONJSA-N C(C1=CC=CC=C1)N(C(O)=O)[C@H](C)C#CC Chemical compound C(C1=CC=CC=C1)N(C(O)=O)[C@H](C)C#CC JVHKDDDFKVOSMX-LLVKDONJSA-N 0.000 description 1
- IDEBQXTXNHFOCH-UHFFFAOYSA-N CC#CNC(=O)OCC1=CC=CC=C1 Chemical compound CC#CNC(=O)OCC1=CC=CC=C1 IDEBQXTXNHFOCH-UHFFFAOYSA-N 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 1
- 208000005623 Carcinogenesis Diseases 0.000 description 1
- 238000003734 CellTiter-Glo Luminescent Cell Viability Assay Methods 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- 208000015943 Coeliac disease Diseases 0.000 description 1
- 229910021595 Copper(I) iodide Inorganic materials 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- 206010067601 Dysmyelination Diseases 0.000 description 1
- PANOCEXVDCEOQX-GXFFZTMASA-N FC1=CC(=C(O[C@H](CCC(=O)N)C)C=C1)[C@@H]1N(CCC1)C(C(F)(F)F)=O Chemical compound FC1=CC(=C(O[C@H](CCC(=O)N)C)C=C1)[C@@H]1N(CCC1)C(C(F)(F)F)=O PANOCEXVDCEOQX-GXFFZTMASA-N 0.000 description 1
- KRHYYFGTRYWZRS-UHFFFAOYSA-N Fluorane Chemical compound F KRHYYFGTRYWZRS-UHFFFAOYSA-N 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 1
- 206010018364 Glomerulonephritis Diseases 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-N Hydrogen bromide Chemical compound Br CPELXLSAUQHCOX-UHFFFAOYSA-N 0.000 description 1
- 206010020751 Hypersensitivity Diseases 0.000 description 1
- 208000008839 Kidney Neoplasms Diseases 0.000 description 1
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 1
- 208000008930 Low Back Pain Diseases 0.000 description 1
- 239000007993 MOPS buffer Substances 0.000 description 1
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 1
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 1
- 208000019695 Migraine disease Diseases 0.000 description 1
- 208000021642 Muscular disease Diseases 0.000 description 1
- 201000009623 Myopathy Diseases 0.000 description 1
- 238000005481 NMR spectroscopy Methods 0.000 description 1
- 206010061309 Neoplasm progression Diseases 0.000 description 1
- 208000012902 Nervous system disease Diseases 0.000 description 1
- 208000025966 Neurological disease Diseases 0.000 description 1
- 206010033128 Ovarian cancer Diseases 0.000 description 1
- 206010061535 Ovarian neoplasm Diseases 0.000 description 1
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- 208000029082 Pelvic Inflammatory Disease Diseases 0.000 description 1
- ISWSIDIOOBJBQZ-UHFFFAOYSA-N Phenol Chemical compound OC1=CC=CC=C1 ISWSIDIOOBJBQZ-UHFFFAOYSA-N 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 1
- 206010060862 Prostate cancer Diseases 0.000 description 1
- 208000000236 Prostatic Neoplasms Diseases 0.000 description 1
- 201000004681 Psoriasis Diseases 0.000 description 1
- 241000238711 Pyroglyphidae Species 0.000 description 1
- 239000012980 RPMI-1640 medium Substances 0.000 description 1
- 108091005682 Receptor kinases Proteins 0.000 description 1
- 206010038389 Renal cancer Diseases 0.000 description 1
- 206010063837 Reperfusion injury Diseases 0.000 description 1
- 206010039491 Sarcoma Diseases 0.000 description 1
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- 208000007536 Thrombosis Diseases 0.000 description 1
- DTQVDTLACAAQTR-UHFFFAOYSA-M Trifluoroacetate Chemical compound [O-]C(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-M 0.000 description 1
- GLNADSQYFUSGOU-GPTZEZBUSA-J Trypan blue Chemical compound [Na+].[Na+].[Na+].[Na+].C1=C(S([O-])(=O)=O)C=C2C=C(S([O-])(=O)=O)C(/N=N/C3=CC=C(C=C3C)C=3C=C(C(=CC=3)\N=N\C=3C(=CC4=CC(=CC(N)=C4C=3O)S([O-])(=O)=O)S([O-])(=O)=O)C)=C(O)C2=C1N GLNADSQYFUSGOU-GPTZEZBUSA-J 0.000 description 1
- 206010047115 Vasculitis Diseases 0.000 description 1
- NNMCAJYXRIQQLW-QMMMGPOBSA-N [(3s)-3-[(2-methylpropan-2-yl)oxycarbonylamino]butyl] methanesulfonate Chemical compound CS(=O)(=O)OCC[C@H](C)NC(=O)OC(C)(C)C NNMCAJYXRIQQLW-QMMMGPOBSA-N 0.000 description 1
- 206010000496 acne Diseases 0.000 description 1
- 239000004480 active ingredient Substances 0.000 description 1
- 208000037883 airway inflammation Diseases 0.000 description 1
- 125000005210 alkyl ammonium group Chemical group 0.000 description 1
- 230000004075 alteration Effects 0.000 description 1
- 235000019270 ammonium chloride Nutrition 0.000 description 1
- 230000003321 amplification Effects 0.000 description 1
- 230000001093 anti-cancer Effects 0.000 description 1
- 230000001028 anti-proliverative effect Effects 0.000 description 1
- 229940045988 antineoplastic drug protein kinase inhibitors Drugs 0.000 description 1
- 239000012736 aqueous medium Substances 0.000 description 1
- 229940077388 benzenesulfonate Drugs 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 1
- DYLQDFZTXNWPSZ-UHFFFAOYSA-N benzyl N-(5-fluoro-2-hydroxyphenyl)-N-methylcarbamate Chemical compound FC=1C=CC(=C(C=1)N(C(OCC1=CC=CC=C1)=O)C)O DYLQDFZTXNWPSZ-UHFFFAOYSA-N 0.000 description 1
- IIWQXRMNFRMMFS-OAHLLOKOSA-N benzyl N-[(2R)-4-[4-fluoro-2-(methylaminomethyl)phenoxy]butan-2-yl]carbamate Chemical compound FC1=CC(=C(OCC[C@@H](C)NC(OCC2=CC=CC=C2)=O)C=C1)CNC IIWQXRMNFRMMFS-OAHLLOKOSA-N 0.000 description 1
- PUJDIJCNWFYVJX-UHFFFAOYSA-N benzyl carbamate Chemical compound NC(=O)OCC1=CC=CC=C1 PUJDIJCNWFYVJX-UHFFFAOYSA-N 0.000 description 1
- ZNOHXIQXZHWLNI-UHFFFAOYSA-N benzyl n-but-3-ynylcarbamate Chemical compound C#CCCNC(=O)OCC1=CC=CC=C1 ZNOHXIQXZHWLNI-UHFFFAOYSA-N 0.000 description 1
- 229960000074 biopharmaceutical Drugs 0.000 description 1
- 201000006230 breast fibrosarcoma Diseases 0.000 description 1
- 201000000488 breast squamous cell carcinoma Diseases 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- 239000000872 buffer Substances 0.000 description 1
- 229910052792 caesium Inorganic materials 0.000 description 1
- TVFDJXOCXUVLDH-UHFFFAOYSA-N caesium atom Chemical compound [Cs] TVFDJXOCXUVLDH-UHFFFAOYSA-N 0.000 description 1
- 230000036952 cancer formation Effects 0.000 description 1
- 231100000504 carcinogenesis Toxicity 0.000 description 1
- 238000004113 cell culture Methods 0.000 description 1
- 230000003915 cell function Effects 0.000 description 1
- 230000001413 cellular effect Effects 0.000 description 1
- 239000000460 chlorine Substances 0.000 description 1
- 229910052801 chlorine Inorganic materials 0.000 description 1
- 230000001684 chronic effect Effects 0.000 description 1
- 208000013507 chronic prostatitis Diseases 0.000 description 1
- 239000000470 constituent Substances 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- LSXDOTMGLUJQCM-UHFFFAOYSA-M copper(i) iodide Chemical compound I[Cu] LSXDOTMGLUJQCM-UHFFFAOYSA-M 0.000 description 1
- NXQGGXCHGDYOHB-UHFFFAOYSA-L cyclopenta-1,4-dien-1-yl(diphenyl)phosphane;dichloropalladium;iron(2+) Chemical compound [Fe+2].Cl[Pd]Cl.[CH-]1C=CC(P(C=2C=CC=CC=2)C=2C=CC=CC=2)=C1.[CH-]1C=CC(P(C=2C=CC=CC=2)C=2C=CC=CC=2)=C1 NXQGGXCHGDYOHB-UHFFFAOYSA-L 0.000 description 1
- 230000018109 developmental process Effects 0.000 description 1
- 230000004069 differentiation Effects 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- ODCCJTMPMUFERV-UHFFFAOYSA-N ditert-butyl carbonate Chemical compound CC(C)(C)OC(=O)OC(C)(C)C ODCCJTMPMUFERV-UHFFFAOYSA-N 0.000 description 1
- 239000002552 dosage form Substances 0.000 description 1
- 230000004064 dysfunction Effects 0.000 description 1
- ARMFCDDVBRLZCM-UHFFFAOYSA-N ethyl 1,5-naphthyridine-3-carboxylate Chemical compound C1=CC=NC2=CC(C(=O)OCC)=CN=C21 ARMFCDDVBRLZCM-UHFFFAOYSA-N 0.000 description 1
- 230000007717 exclusion Effects 0.000 description 1
- 210000003754 fetus Anatomy 0.000 description 1
- 239000000835 fiber Substances 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 238000004108 freeze drying Methods 0.000 description 1
- 230000006870 function Effects 0.000 description 1
- 230000002496 gastric effect Effects 0.000 description 1
- 210000001035 gastrointestinal tract Anatomy 0.000 description 1
- 229940046533 house dust mites Drugs 0.000 description 1
- 239000004615 ingredient Substances 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 201000010982 kidney cancer Diseases 0.000 description 1
- 230000003902 lesion Effects 0.000 description 1
- 238000012417 linear regression Methods 0.000 description 1
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 1
- 229910052744 lithium Inorganic materials 0.000 description 1
- WGOPGODQLGJZGL-UHFFFAOYSA-N lithium;butane Chemical compound [Li+].CC[CH-]C WGOPGODQLGJZGL-UHFFFAOYSA-N 0.000 description 1
- 201000007270 liver cancer Diseases 0.000 description 1
- 208000014018 liver neoplasm Diseases 0.000 description 1
- 238000004020 luminiscence type Methods 0.000 description 1
- 230000001926 lymphatic effect Effects 0.000 description 1
- 239000006166 lysate Substances 0.000 description 1
- 150000002678 macrocyclic compounds Chemical class 0.000 description 1
- 210000002540 macrophage Anatomy 0.000 description 1
- 239000011777 magnesium Substances 0.000 description 1
- 229910052749 magnesium Inorganic materials 0.000 description 1
- 229940049920 malate Drugs 0.000 description 1
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N malic acid Chemical compound OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 230000036210 malignancy Effects 0.000 description 1
- 208000037819 metastatic cancer Diseases 0.000 description 1
- 208000011575 metastatic malignant neoplasm Diseases 0.000 description 1
- UKVIEHSSVKSQBA-UHFFFAOYSA-N methane;palladium Chemical compound C.[Pd] UKVIEHSSVKSQBA-UHFFFAOYSA-N 0.000 description 1
- NQMRYBIKMRVZLB-UHFFFAOYSA-N methylamine hydrochloride Chemical compound [Cl-].[NH3+]C NQMRYBIKMRVZLB-UHFFFAOYSA-N 0.000 description 1
- 125000000250 methylamino group Chemical group [H]N(*)C([H])([H])[H] 0.000 description 1
- 206010027599 migraine Diseases 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 230000004048 modification Effects 0.000 description 1
- 238000012986 modification Methods 0.000 description 1
- 239000013642 negative control Substances 0.000 description 1
- 230000032405 negative regulation of neuron apoptotic process Effects 0.000 description 1
- 210000002569 neuron Anatomy 0.000 description 1
- 238000010899 nucleation Methods 0.000 description 1
- 238000003199 nucleic acid amplification method Methods 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 230000002018 overexpression Effects 0.000 description 1
- YJVFFLUZDVXJQI-UHFFFAOYSA-L palladium(ii) acetate Chemical compound [Pd+2].CC([O-])=O.CC([O-])=O YJVFFLUZDVXJQI-UHFFFAOYSA-L 0.000 description 1
- 239000002245 particle Substances 0.000 description 1
- 230000008506 pathogenesis Effects 0.000 description 1
- 230000002093 peripheral effect Effects 0.000 description 1
- 239000008194 pharmaceutical composition Substances 0.000 description 1
- 239000000546 pharmaceutical excipient Substances 0.000 description 1
- UQZPFXDNNBVOGG-SECBINFHSA-N phenyl N-[(2R)-4-hydroxybutan-2-yl]carbamate Chemical compound OCC[C@@H](C)NC(OC1=CC=CC=C1)=O UQZPFXDNNBVOGG-SECBINFHSA-N 0.000 description 1
- ZRPKMZJCNSRVMR-UHFFFAOYSA-N phenyl N-[5-fluoro-2-[3-[(2-methylpropan-2-yl)oxycarbonylamino]propoxy]phenyl]-N-methylcarbamate Chemical compound C(C)(C)(C)OC(=O)NCCCOC1=C(C=C(C=C1)F)N(C(OC1=CC=CC=C1)=O)C ZRPKMZJCNSRVMR-UHFFFAOYSA-N 0.000 description 1
- RDCRXUNDTLZUJN-UHFFFAOYSA-N phenyl butane-1-sulfonate Chemical compound CCCCS(=O)(=O)OC1=CC=CC=C1 RDCRXUNDTLZUJN-UHFFFAOYSA-N 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- IUGYQRQAERSCNH-UHFFFAOYSA-N pivalic acid Chemical compound CC(C)(C)C(O)=O IUGYQRQAERSCNH-UHFFFAOYSA-N 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 230000035755 proliferation Effects 0.000 description 1
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 1
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- DKORSYDQYFVQNS-UHFFFAOYSA-N propyl methanesulfonate Chemical compound CCCOS(C)(=O)=O DKORSYDQYFVQNS-UHFFFAOYSA-N 0.000 description 1
- 201000007094 prostatitis Diseases 0.000 description 1
- 239000003909 protein kinase inhibitor Substances 0.000 description 1
- DGXAOSOMFMODCF-UHFFFAOYSA-N pyrido[3,2-d]pyrimidin-4-amine Chemical compound C1=CN=C2C(N)=NC=NC2=C1 DGXAOSOMFMODCF-UHFFFAOYSA-N 0.000 description 1
- 125000004527 pyrimidin-4-yl group Chemical group N1=CN=C(C=C1)* 0.000 description 1
- 150000003242 quaternary ammonium salts Chemical class 0.000 description 1
- 102000027426 receptor tyrosine kinases Human genes 0.000 description 1
- 108091008598 receptor tyrosine kinases Proteins 0.000 description 1
- 238000010992 reflux Methods 0.000 description 1
- 208000037803 restenosis Diseases 0.000 description 1
- 206010039073 rheumatoid arthritis Diseases 0.000 description 1
- 201000000306 sarcoidosis Diseases 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 230000019491 signal transduction Effects 0.000 description 1
- 239000000741 silica gel Substances 0.000 description 1
- 229910002027 silica gel Inorganic materials 0.000 description 1
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 1
- 235000017557 sodium bicarbonate Nutrition 0.000 description 1
- 229910052938 sodium sulfate Inorganic materials 0.000 description 1
- 235000011152 sodium sulphate Nutrition 0.000 description 1
- 208000013274 squamous cell breast carcinoma Diseases 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 229940124530 sulfonamide Drugs 0.000 description 1
- 238000001356 surgical procedure Methods 0.000 description 1
- 230000004083 survival effect Effects 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- GPTXCAZYUMDUMN-UHFFFAOYSA-N tert-butyl n-(2-hydroxyethyl)carbamate Chemical compound CC(C)(C)OC(=O)NCCO GPTXCAZYUMDUMN-UHFFFAOYSA-N 0.000 description 1
- XDJCYKMWJCYQJM-UHFFFAOYSA-N tert-butyl n-(3-hydroxypropyl)carbamate Chemical compound CC(C)(C)OC(=O)NCCCO XDJCYKMWJCYQJM-UHFFFAOYSA-N 0.000 description 1
- LPQZERIRKRYGGM-UHFFFAOYSA-N tert-butyl pyrrolidine-1-carboxylate Chemical compound CC(C)(C)OC(=O)N1CCCC1 LPQZERIRKRYGGM-UHFFFAOYSA-N 0.000 description 1
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 1
- FIQMHBFVRAXMOP-UHFFFAOYSA-N triphenylphosphane oxide Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)(=O)C1=CC=CC=C1 FIQMHBFVRAXMOP-UHFFFAOYSA-N 0.000 description 1
- GPRLSGONYQIRFK-MNYXATJNSA-N triton Chemical compound [3H+] GPRLSGONYQIRFK-MNYXATJNSA-N 0.000 description 1
- 210000004881 tumor cell Anatomy 0.000 description 1
- 230000005751 tumor progression Effects 0.000 description 1
- 229940121358 tyrosine kinase inhibitor Drugs 0.000 description 1
- 239000005483 tyrosine kinase inhibitor Substances 0.000 description 1
- 239000003981 vehicle Substances 0.000 description 1
- 208000009935 visceral pain Diseases 0.000 description 1
- 239000011592 zinc chloride Substances 0.000 description 1
- 235000005074 zinc chloride Nutrition 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/22—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed systems contains four or more hetero rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/4353—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems
- A61K31/4375—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems the heterocyclic ring system containing a six-membered ring having nitrogen as a ring heteroatom, e.g. quinolizines, naphthyridines, berberine, vincamine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/04—Drugs for disorders of the alimentary tract or the digestive system for ulcers, gastritis or reflux esophagitis, e.g. antacids, inhibitors of acid secretion, mucosal protectants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
- A61P11/06—Antiasthmatics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P17/00—Drugs for dermatological disorders
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/04—Centrally acting analgesics, e.g. opioids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
- A61P25/16—Anti-Parkinson drugs
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/04—Antineoplastic agents specific for metastasis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/12—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains three hetero rings
- C07D498/18—Bridged systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/22—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains four or more hetero rings
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Medicinal Chemistry (AREA)
- Veterinary Medicine (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Neurosurgery (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Pain & Pain Management (AREA)
- Epidemiology (AREA)
- Pulmonology (AREA)
- Psychiatry (AREA)
- Hospice & Palliative Care (AREA)
- Rheumatology (AREA)
- Psychology (AREA)
- Dermatology (AREA)
- Oncology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Pyridine Compounds (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
Se describe un inhibidor de cinasa macrocíclica, en el que el compuesto, o un estereoisómero del mismo, o una sal farmacéuticamente aceptable del mismo es como se muestra en la fórmula I. Los experimentos muestran que el nuevo compuesto como se muestra en la fórmula I descrito en la presente invención presenta una excelente inhibición de TRK. actividad, tiene un efecto inhibidor significativo sobre el crecimiento de células mutantes TRKA y exhibe un excelente efecto inhibidor sobre el crecimiento tumoral in vivo, lo que proporciona una nueva opción para el tratamiento clínico de enfermedades asociadas con actividad TRK anormal. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Inhibidor de cinasas macrocíclico
Campo
La invención se refiere a un compuesto macrocíclico y a su uso en la fabricación de un medicamento.
Antecedentes
La familia de cinasas receptoras de tropomiosina (Trk, tropomyosin receptor kinase) es una clase de tirosina cinasas receptoras e incluye tres miembros: TrkA, TrkB y TrkC. Después de activarse mediante factores neurotróficos, la Trk influye en la supervivencia y en la diferenciación de las neuronas e influye significativamente en la función de las neuronas a través de varias vías de señalización.
Se ha informado que los inhibidores de la vía de Trk/factor neurotrófico son eficaces en muchos modelos de dolor animal (Zahn, P.K. et al. J. Pain, 2004 (5): 157-163; Shelton, D.L. et al. Pain, 2005 (116): 8-16). Además, los factores neurotróficos secretados por células tumorales y por macrófagos infiltrantes de tumor, estimulan directamente la TrkA en las fibras periféricas del dolor. Se ha informado que la activación de la vía de TrkB puede regular varios tipos de dolor, incluyendo dolor inflamatorio (Matayoshi, S. et al. J. Physiol, 2005 (569): 685-695), dolor neuropático (Thompson, S.W. et al. Proc. Natl. Acad. Sci., 1999 (96): 7714-7718) y dolor quirúrgico (Li, C.Q. et al. Molecular Pain, 2008 (28): 1-11).
Se ha informado que la sobreexpresión, la activación, la amplificación y/o la mutación de Trk, están asociadas a una variedad de cánceres, incluyendo neurocitoma (Brodeur, G.M. et al. Nat. Rev. Cancer, 2003 (3): 203-216), melanoma (Truzzi, F. et al. Dermato-Endocrinology, 2008 (1): 32-36), cáncer de mama (Jin, W. et al. Carcinogenesis, 2010 (11): 1939-1947) y cáncer gástrico (Du, J. et. al. World J. Gastroenterology, 2003 (7): 1431-1434) etc. En modelos preclínicos, inhibidores de molécula pequeña no selectivos de TrkA, TrkB y TrkC, inhibieron eficazmente el crecimiento tumoral y acabaron con la metástasis tumoral (Pierottia, M.A. et al. Cancer Letters, 2006 (232): 90-98; Eric Adriaenssens, E. et al. Cancer Res, 2008 (68): 346-351).
También se ha informado que los inhibidores de molécula pequeña no selectivos de TrkA, TrkB y TrkC, son eficaces en modelos preclínicos de enfermedades inflamatorias, incluyendo asma (Freund, M.V. et al. Pharmacology & Therapeutics, 2008 (117): 52-76), enfermedad inflamatoria intestinal (Mola, F.F. et al. Gut, 2000 (46): 670-678) y dermatitis específica (Dou, Y.C. Arch. Derma. Res., 2006 (298): 31-37), etc.
También se ha informado que la vía de Trk/factor neurotrófico está implicada en enfermedades neurodegenerativas, incluyendo esclerosis múltiple, enfermedad de Parkinson y enfermedad de Alzheimer (Sohrabji, F. et al. Neuroendocrinology, 2006 (27): 404-414).
Por lo tanto, es necesario desarrollar más inhibidores de molécula pequeña de Trk para el tratamiento del dolor, cáncer, inflamación, enfermedades neurológicas de la jubilación y similares.
En el documento WO 2005/058913 se describen inhibidores de tirosina cinasa que se ha descubierto que poseen actividad antiproliferativa, tal como actividad anticancerosa.
En el documento WO 2012/125668 se describen inhibidores de proteína cinasa de la familia de cinasas relacionadas con la tropomiosina (Trk) útiles en el tratamiento del dolor, inflamación, cáncer, reestenosis, ateroesclerosis, soriasis, trombosis, una enfermedad, un trastorno, una lesión o disfunción relacionados con desmielinización (dysmyelination o demyelination) de una enfermedad o trastorno asociado a actividades anómalas de la TrkA receptora del factor de crecimiento nervioso (NGF, nerve growth factor).
Sumario
Con el fin de resolver los problemas anteriores, la presente invención proporciona una clase de inhibidores de cinasas macrocíclicos.
La presente invención proporciona un compuesto como se muestra en la fórmula I o un estereoisómero o una sal farmacéuticamente aceptable del mismo:

en donde
X se selecciona entre CR1 o N;
Ri se selecciona entre hidrógeno, halógeno, alquilo C1-10, alquenilo C2-10, alquinilo C2-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -CN, -NO2 , -ORa, -OC(O)Ra, -OC(O)NRaRb, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -OS(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb, -NRaC(O)ORb, -NRaC(O)NRaRb, -NRaS(O)2Rb o -NRaS(O)2NRaRb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R2 se selecciona entre hidrógeno, alquilo C1-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa y -C(O)NRaRb; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R3 se selecciona entre hidrógeno, halógeno, alquilo C1-10, alquenilo C2-10, alquinilo C2-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -CN, -NO2, -ORa, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb y -NRaC(O)Rb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc; o R2 y R3 están conectados para formar un heterociclo de 4-10 miembros; en donde el heterociclo formado está sustituido con m Rc;
R4 se selecciona entre hidrógeno, alquilo C1-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa y -C(O)NRaRb; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
el anillo A se selecciona entre un anillo de benceno, un anillo de naftaleno y un heterociclo aromático de 5-10 miembros;
n es 1, 2, 3 o 4;
R5 se selecciona independientemente entre hidrógeno, halógeno, alquilo C1-10, alquenilo C2-10, alquinilo C2-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -CN, -NO2, -ORa, -OC(O)Ra, -OC(O)NRaRb, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -OS(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb, -NRaC(O)ORb, -NRaC(O)NRaRb, -NRaS(O)2Rb y -NRaS(O)2NRaRb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
Y se selecciona entre O, S, -NRa y -C(RaRb)-;
L se selecciona entre alquileno C1-10, alquenileno C2-10 y alquinileno C2-10; en donde el alquileno, alquenileno y alquinileno están sustituidos con m Rc;
m es independientemente 0, 1, 2, 3 o 4;
Ra y Rb se seleccionan independientemente entre hidrógeno, alquilo C1-10, alquenilo C2-10, alquinilo C2-10, cicloalquilo de 3-10 miembros y heterocicloalquilo 3-10 miembros; y
Rc se selecciona independientemente entre alquilo C1-10, halógeno, -CN, -NO2 , -ORa, -OC(O)Ra, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb y -NRaS(O)2Rb.
Además,
R1 se selecciona entre hidrógeno, halógeno, alquilo C1.6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2, -ORa, -OC(O)Ra, -OC(O)NRaRb, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -OS(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb, -NRaC(O)ORb,
NRaC(O)NRaRb, -NRaS(O)2Rb y -NRaS(O)2NRaRb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R2 se selecciona entre hidrógeno, alquilo C1-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -S(O)2Ra y -C(O)Ra; en donde el alquilo, cicloalquilo, heterocicloalquilo están sustituidos con m Rc;
R3 se selecciona entre hidrógeno, halógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2, -ORa, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb y -NRaC(O)Rb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo, heterocicloalquilo están sustituidos con m Rc;
o R2 y R3 están conectados para formar un heterociclo de 4-8 miembros; en donde el heterociclo formado está sustituido con m Rc;
R4 se selecciona entre hidrógeno, alquilo C1-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -S(O)2Ra y -C(O)Ra; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
el anillo A se selecciona entre un anillo de benceno y un heterociclo aromático de 5-6 miembros;
n es 1, 2 o 3;
R5 se selecciona independientemente entre hidrógeno, halógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2 , -ORa, -OC(O)Ra, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb-C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb y -NRaS(O)2Rb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
L se selecciona entre alquileno C1-6, alquenileno C2-6 y alquinileno C2-6; en donde el alquileno, alquenileno y alquinileno están sustituidos con m Rc;
M es independientemente 0, 1, 2 o 3; y
Ra y Rb se seleccionan independientemente entre hidrógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros y heterocicloalquilo de 3-6 miembros.
Además
R1 se selecciona entre hidrógeno, halógeno, alquilo C1-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2, -ORa, -OC(O)Ra, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb y -NRaS(O)2Rb; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R2 se selecciona entre hidrógeno, alquilo C1-6, cicloalquilo de 3-6 miembros y heterocicloalquilo 3-6 miembros; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R3 se selecciona entre hidrógeno, halógeno, alquilo C1-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2 , -ORa, -C(O)Ra, -C(O)ORa, -C(O)NRaRb y -NRaRb; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
o R2 y R3 están conectados para formar un heterociclo de 4-6 miembros; en donde el heterociclo formado está sustituido con m Rc;
R4 se selecciona entre hidrógeno, alquilo C1-6, -S(O)2Ra y -C(O)Ra; en donde el alquilo está sustituido con m Rc; n es 1 o 2 ;
R5 se selecciona independientemente entre hidrógeno, halógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2, -ORa, -SRa, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb y -NRaS(O)2Rb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
L se selecciona entre alquileno C1-6; en donde el alquileno está sustituido con m Rc; y
m es independientemente 0 , 1 o 2.
Además,
R1 se selecciona entre hidrógeno, halógeno, alquilo C1-6, -CN, -NO2, -ORa, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, NRaRb, -NRaC(O)Rb; en donde el alquilo está sustituido con m Rc;
R2 se selecciona entre hidrógeno y alquilo Ci-a; en donde el alquilo está sustituido con m Rc;
R3 se selecciona entre hidrógeno, halógeno, alquilo Ci-a, -CN, -NO2, -ORa y -NRaRb; en donde el alquilo está sustituido con m Rc;
o R2 y R3 están conectados para formar un heterociclo de 5 miembros; en donde el heterociclo formado está sustituido con m Rc;
R4 se selecciona entre hidrógeno y alquilo Ci-a; en donde el alquilo está sustituido con m Rc;
el anillo A se selecciona entre un anillo de benceno y un anillo de piridina;
R5 se selecciona independientemente entre hidrógeno, halógeno, alquilo Ci-a, -CN, -NO2 , -ORa y -NRaRb; en donde el alquilo está sustituido con m Rc;
Ra y Rb se seleccionan independientemente entre hidrógeno y alquilo Ci-a; y
Rc se selecciona independientemente entre alquilo Ci-a, halógeno, -CN, -NO2 , -ORa y -NRaRb.
Además, el compuesto como se muestra en la fórmula I o un estereoisómero del mismo o una sal farmacéuticamente aceptable se muestra en la fórmula II:

en donde
X se selecciona entre CRi o N;
Ri se selecciona entre hidrógeno, halógeno, -CN, -C(O)Ra, -C(O)ORa y -C(O)NRaRb;
el anillo A se selecciona entre un anillo de benceno, un anillo de naftaleno y un heterociclo aromático de 5-i0 miembros;
n es i, 2, 3 o 4;
R5 se selecciona independientemente entre hidrógeno y halógeno;
Y se selecciona entre O, -NRa- y -C (RaRb)-;
Ra y Rb se seleccionan independientemente entre hidrógeno y alquilo Ci-io;
L se selecciona entre alquileno Ci-io; en donde el alquileno está sustituido con m Rc;
r es 0, i , 2, 3 o 4; y
m es 0, i, 2, 3 o 4.
Además, el compuesto como se muestra en la fórmula II, o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, es:

Además, el compuesto como se muestra en la fórmula I, o un estereoisómero del mismo, o una sal farmacéuticamente aceptable se muestra en la fórmula III:

en donde
X se selecciona entre CRi o N;
Ri se selecciona entre halógeno y -CN;
el anillo A se selecciona entre un anillo de benceno y un anillo de naftaleno;
n es 1,2, 3 o 4;
R5 se selecciona independientemente entre hidrógeno y halógeno;
Y se selecciona entre O y -NRa-;
Ra se selecciona entre hidrógeno y alquilo C1-10;
L se selecciona entre alquileno C1-10; en donde el alquileno está sustituido con m Rc; y
m es 0, 1,2, 3 o 4.
Además, el compuesto como se muestra en la fórmula III, o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, es:

La invención también proporciona el uso del compuesto mencionado anteriormente, o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en la fabricación de un inhibidor de cinasas.
Además, el inhibidor de cinasas es un inhibidor de cinasas Trk.
Además, el inhibidor de cinasas Trk es un inhibidor de la cinasa TrkA.
La presente invención también proporciona el uso del compuesto mencionado anteriormente, o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en la fabricación de un medicamento para tratar una enfermedad relacionada con actividad anormal de las cinasas.
Además, la enfermedad relacionada con actividad anormal de las cinasas es una enfermedad relacionada con actividad anormal de las cinasas Trk.
Además, la enfermedad relacionada con actividad anormal de las cinasas Trk es una cualquiera o más de las enfermedades relacionadas con enfermedades neurodegenerativas, dolor, cáncer e inflamación.
La presente invención también proporciona el uso del compuesto mencionado anteriormente, o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en la fabricación de un medicamento para tratar enfermedades neurodegenerativas, dolor crónico, dolor agudo, cáncer o enfermedades inflamatorias.
Además, la enfermedad es esclerosis múltiple, enfermedad de Parkinson, enfermedad de Alzheimer, dolor inflamatorio, dolor neuropático, dolor quirúrgico, neurocitoma, melanoma, cáncer de mama, cáncer gástrico, asma, enfermedad inflamatoria del intestino o dermatitis específica.
La presente invención también proporciona un medicamento, que es una formulación, preparado a partir del compuesto mencionado anteriormente, o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, junto con un material auxiliar farmacéuticamente aceptable.
Las enfermedades relacionadas con la actividad de Trk definidas en la presente invención son aquellas en las que TrkA, TrkB y TrkC desempeñan un papel importante en la patogénesis de la enfermedad.
Las enfermedades relacionadas con la actividad de Trk incluyen dolor, cánceres o tumores malignos, enfermedades inflamatorias o enfermedades neurodegenerativas.
El dolor incluye dolor crónico y dolor agudo, que incluye, pero no se limita a dolor óseo, dolor visceral, dolor inflamatorio, migraña, lumbalgia crónica, síndrome de vejiga dolorosa y dolor neuropático causado por cánceres, cirugía, fracturas, metástasis tumoral, etc.
"Cáncer" o "tumor maligno" se refiere a cualquiera de una diversidad de enfermedades caracterizadas por proliferación incontrolada de células, en las que las células afectadas se localizan o tienen la habilidad de propagarse a otras partes del cuerpo por el torrente sanguíneo y el sistema linfático (es decir, metástasis) y a cualquiera de muchas estructuras características y/o características moleculares. "Célula cancerosa" se refiere a una célula que ha experimentado una progresión tumoral de varias etapas en las fases temprana, media o tardía. Los cánceres incluyen sarcoma, cáncer de mama, cáncer de pulmón, cáncer de cerebro, cáncer de huesos, cáncer de hígado, cáncer de riñón, cáncer de colon y cáncer de próstata. En algunas realizaciones, el compuesto de fórmula I se usa para tratar un cáncer seleccionado entre cáncer de colon, cáncer de cerebro, cáncer de mama, fibrosarcoma y carcinoma de células escamosas. En algunas realizaciones, el cáncer se selecciona entre melanoma, cáncer de mama, cáncer de colon, cáncer de pulmón y cáncer de ovarios. En algunas realizaciones, el cáncer que se está tratando es un cáncer metastásico.
Las enfermedades inflamatorias incluyen diferentes afecciones caracterizadas por inflamación histopatológica. Los ejemplos de enfermedades inflamatorias incluyen acné vulgar, asma, enfermedad celíaca, prostatitis crónica, glomerulonefritis, enfermedad inflamatoria intestinal, enfermedad inflamatoria pélvica, lesión por reperfusión, artritis reumatoide, sarcoidosis, vasculitis, inflamación de las vías aéreas provocada por ácaros del polvo doméstico y cistitis intersticial. Existe un solapamiento significativo entre las enfermedades inflamatorias y las enfermedades autoinmunitaria. Algunas realizaciones de la invención se refieren al tratamiento de la enfermedad inflamatoria asma. El sistema inmunológico normalmente está implicado en las enfermedades inflamatorias, las cuales se manifiestan en reacciones alérgicas y alguna miopatía. Muchas enfermedades del sistema inmunológico provocan inflamación anormal.
Las enfermedades neurodegenerativas incluyen esclerosis múltiple, enfermedad de Parkinson y enfermedad de Alzheimer.
Los compuestos y derivados proporcionados en la presente invención se pueden denominar de acuerdo con el sistema de denominación IUPAC (International Union of Pure and Applied Chemistry) o CAS (Chemical Abstracts Service, Columbus, OH).
Definición de los términos usados en la presente invención: A menos que se indique otra cosa, la definición inicial de un grupo o término proporcionado en el presente documento se aplica al grupo o el término usado a lo largo de la memoria descriptiva; a los términos que no se definen específicamente en el presente se les debe dar un significado que pueden determinar los expertos en la técnica basándose en la divulgación y el contexto.
"Sustitución" se refiere al reemplazo de átomos de hidrógeno en una molécula con otros átomos o moléculas diferentes.
El número mínimo y máximo de átomos de carbono en un grupo hidrocarburo se indica mediante un prefijo. Por ejemplo, el alquilo Ca-b indica cualquier grupo alquilo que contiene de "a" a "b" átomos de carbono. Por lo tanto, por ejemplo, alquilo C1-4 se refiere a un grupo alquilo que contiene de 1 a 4 átomos de carbono.
Halógeno es flúor, cloro, bromo o yodo.
En la presente invención, "heterociclo" se refiere a un anillo saturado o un anillo insaturado no aromático que contiene
al menos un heteroátomo; en donde el heteroátomo se refiere a un átomo de nitrógeno, un átomo de oxígeno y un átomo de azufre;
En la presente invención, "heterociclo aromático" se refiere a un anillo insaturado aromático que contiene al menos un heteroátomo; en donde heteroátomo se refiere a un átomo de nitrógeno, un átomo de oxígeno y un átomo de azufre; En la presente invención, "alquileno" se refiere a un grupo hidrocarburo conectado a dos átomos respectivamente; En la presente invención, "alquenileno" se refiere a un grupo hidrocarburo que contiene al menos un doble enlace carbono-carbono y conectado a dos átomos respectivamente;
En la presente invención, "alquinileno" se refiere a un grupo hidrocarburo que contienen al menos un triple enlace carbono-carbono y conectado a dos átomos respectivamente;
En la presente invención, "estereoisómero" incluye enantiómeros y diastereómeros;
La expresión "farmacéuticamente aceptable" significa que un portador, vehículo, diluyente, excipiente y/o sal formada normalmente es química o físicamente compatible con otros ingredientes constituyentes de una forma farmacéutica de dosificación y fisiológicamente compatible con el receptor.
Las expresiones "sal" y "sales farmacéuticamente aceptables" se refieren a las sales ácidas y/o básicas de los compuestos anteriores o sus estereoisómeros con ácidos y bases inorgánicos y/u orgánicos y también incluyen las sales zwiteriónicas (sales internas) y además incluyen las sales de amonio cuaternario, tales como sales de alquil amonio. Estas sales se pueden obtener directamente en el aislamiento y purificación finales del compuesto. También se pueden obtener mezclando de manera apropiada una cantidad determinada (por ejemplo, equivalente) de ácido o base con el compuesto mencionado anteriormente o un estereoisómero del mismo. Estas sales pueden formar un precipitado en la solución y recogerse por filtración o recuperarse después de que el disolvente se evapore, o preparase por liofilización después de la reacción en un medio acuoso. Las sales en la presente invención pueden ser el clorhidrato, sulfato, citrato, bencenosulfonato, bromhidrato, fluorhidrato, fosfato, acetato, propionato, succinato, oxalato, malato, succinato, fumarato, maleato, tartrato o trifluoroacetato del compuesto.
En determinadas realizaciones, uno o más compuestos de la presente invención se pueden usar en combinación entre sí. Como alternativa, el compuesto de la presente invención se puede usar junto con cualquier otro principio activo para la preparación de un medicamento o una composición farmacéutica para regular la función celular o tratar enfermedades. Si se usa un grupo de compuestos, estos compuestos se pueden administrar al sujeto de manera simultánea, separada o secuencial.
En la presente invención, "M" significa mol/l; "mM" significa mmol/l y "|j M" significa jmol/l.
En la presente invención, "temperatura ambiente" significa 25 ± 5 °C.
El nuevo compuesto como se muestra en la fórmula I divulgada en la presente invención exhibe una actividad inhibidora de TRK excelente, tiene un efecto inhibidor significativo sobre el crecimiento de las células mutantes TRKA y muestra un efecto inhibidor excelente sobre el crecimiento tumoral in vivo, proporcionando de este modo una nueva alternativa para el tratamiento clínico de enfermedades asociadas con actividad anormal de TRK.
Evidentemente, según el contenido anterior de la presente invención, conforme al conocimiento técnico habitual y los medios convencionales en la técnica, se pueden realizar otras formas distintas de modificación, sustitución o alteración sin apartarse de la idea técnica básica anterior de la presente invención.
A continuación se describirá con más detalle el contenido anterior de la presente invención mediante implementaciones específicas en forma de ejemplos. Sin embargo, no debe entenderse que el alcance de la materia objeto anterior de la presente invención se limita a los ejemplos siguientes.
Breve descripción de los dibujos
La Figura 1 muestra la inhibición del compuesto del Ejemplo 1 sobre el crecimiento de tumores de ratones Balb/c lampiños (células NIH-3T3ATRKA G595R).
La Figura 2 muestra la inhibición del compuesto del Ejemplo 1 sobre el crecimiento de tumores de ratones Balb/c lampiños (células BA/F3 ETV6-NTRK3 G623R).
La Figura 3 muestra la inhibición del compuesto del Ejemplo 1 sobre el crecimiento de tumores de ratones SCID (células BA/F3 ETV6-NTRK3 G623R).
Descripción detallada
Los materiales de partida y el equipamiento usados en las realizaciones específicas de la presente invención son
productos conocidos y obtenidos mediante la adquisición de productos disponibles en el mercado.
1) Materiales de partida y reactivos
Los materiales de partida usados en la presente invención se adquieren principalmente a proveedores tales como J&K Scientific Ltd, Accela ChemBio Co., Ltd., Alfa Aesar, Jiangsu Aikon Biopharmaceutical R&D Co., Ltd y TCI(Shanghai) Development Co., Ltd.
2) Instrumentación principal
Los instrumentos principales incluyen evaporador rotatorio, analizador ultravioleta, analizador de resonancia magnética nuclear, cromatografía líquida-espectrometría de masas (LC-MS), cromatografía líquida preparativa de alto rendimiento (HPLC), cromatografía líquida preparativa de alta eficacia preparativa (Pre-HPLC), cromatografía líquida preparativa de media presión (MPLC), etc.
Ejemplo 1. Preparación de (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo

(1) Preparación de 1-bromo-2-benciloxi-5-fluorobenceno
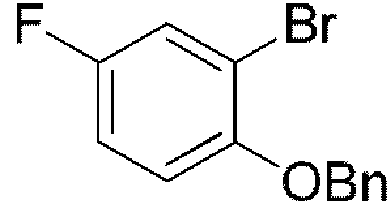
Se disolvió 2-bromo-4-fluorofenol (55,0 g, 288 mmol) en metanol (300 ml) y se añadió carbonato potásico (47,0 g, 346 mmol) y después se añadió lentamente bromuro de bencilo (59,1 g, 346 mmol) a temperatura ambiente. La mezcla se agitó a 70 °C durante 4 horas. El disolvente se evaporó a presión reducida, el residuo se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida para obtener 1-bromo-2-benciloxi-5-fluorobenceno en bruto (75,0 g, 267 mmol, 92.6 % de rendimiento).
(2) Preparación de 1-(2-benciloxi-5-fluorofenil)-4-clorobutil-1-ona

En atmósfera de nitrógeno, se añadieron una barra de magnesio (8,00 g, 329 mmol) y una partícula de yodo elemental a un frasco seco de tres bocas. Se añadió una solución de 1-bromo-2-benciloxi-5-fluorobenceno (84.0 g, 299 mmol) en tetrahidrofurano anhidro (100 ml) gota a gota a temperatura ambiente, con una velocidad más o menos equivalente a la velocidad de reflujo después de que la reacción se iniciase. Después de la adición, la reacción se dejó proseguir a temperatura ambiente durante una hora. Después se añadió 4-cloro-N-metoxi-N-metilbutanamida (54,4 g, 329 mmol) en un baño de hielo y, después de la adición, la temperatura se elevó lentamente a temperatura ambiente. Después de agitar a temperatura ambiente durante 0,5 horas, la reacción se interrumpió con solución saturada de cloruro de amonio. La mezcla de reacción se extrajo con acetato de etilo y la fase orgánica se lavó dos veces con salmuera saturada. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 10:1) para obtener 1-(2-benciloxi-5-fluorofenil)-4-clorobutil-1-ona (60,0 g, 196 mmol, 65,5 % de rendimiento).
MS (ESI) m/z = 307 (M+1)+.
(3) Preparación de (S)-N-(1-(2-benciloxi-5-fluorofenil)-4-dorobutilen)-2-metilpropil-2-sulfinamida

Se disolvió 1-(2-bendloxi-5-fluorofenil)-4-clorobutil-1-ona (43,4 g, 142 mmol) en tetrahidrofurano (150 ml) y se añadieron (S)-terc-butilsulfinamida (38,6 g, 318 mmol) y titanato de tetraetilo (48,4 g, 212 mmol) a temperatura ambiente. Después de agitar a 70 °C durante 16 horas en atmósfera de nitrógeno, se añadieron acetato de etilo y una pequeña cantidad de agua para precipitar una gran cantidad de sólido, que se filtró con succión. El filtrado se lavó dos veces con salmuera saturada y el disolvente se evaporó a presión reducida. El residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 3:1) para obtener (S)-N-(1-(2-benciloxi-5-fluorofenil)-4-clorobutilen)-2-metilpropil-2-sulfinamida (40,0 g, 97,6 mmol, 69,0 % de rendimiento).
MS (ESI) m/z = 410 (M+1)+.
(4) Preparación de (R)-2-(2-benciloxi-5-fluorofenil)-1-((S)-terc-butilsulfinil)tetrahidropirrol

En atmósfera de nitrógeno, se disolvió (S)-N-(1-(2-benciloxi-5-fluorofenil)-4-clorobutilen)-2-metilpropil-2-sulfinamida (40,0 g, 97,6 mmol) en tetrahidrofurano anhidro (300 ml). Se añadió una solución de trietilborohidruro de litio en tetrahidrofurano (120 ml, 1,0 M, 120 mmol) gota a gota a -78 °C y la reacción se dejó proseguir a -78 °C durante 3 horas después de la adición. La mezcla se calentó a temperatura ambiente y se agitó durante 2 horas y después la reacción se interrumpió con solución saturada de cloruro de amonio. La mezcla de reacción se extrajo con acetato de etilo y la fase orgánica se lavó dos veces con salmuera saturada. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro y el disolvente se evaporó a presión reducida. El residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 4:1) para obtener (R)-2-(2-benciloxi-5-fluorofenil)-1-((S)-tercbutilsulfinil)tetrahidropirrol (16,0 g, 42,7 mmol, 43,7 % de rendimiento).
MS (ESI) m/z = 376 (M+1)+.
(5) Preparación de (R)-4-fluoro-2-(tet rahidropirrol-2-il)fenol

Se disolvió (R)-2-(2-benciloxi-5-fluorofenil)-1-((S)-terc-butilsulfinil)tetrahidropirrol (3,00 g, 8,00 mmol) en diclorometano (8,00 ml), después se añadió una solución de tricloruro de boro en diclorometano (16,0 ml, 1,0 M, 16,0 mmol) gota a gota a -78 °C y la reacción se dejó proseguir a -78 °C durante 0,5 horas después de la adición. Se añadió metanol para inactivar la reacción y el disolvente se evaporó a presión reducida. El residuo se purificó por MPLC para obtener (R)-4-fluoro-2-(tetrahidropirrol-2-il)fenol (1,27 g, 7,00 mmol, 87,5 % de rendimiento).
MS (ESI) m/z = 182 (M+1)+.
(6) Preparación de (R)-2-(5-fluoro-2-hidroxifenil)tetrahidropirrol-1-carboxilato de bencilo

Se disolvió (R)-4-fluoro-2-(tetrahidropirrol-2-il)fenol (1,27 g, 7,00 mmol) en diclorometano (15,0 ml), después se añadieron trietilamina (2,12 g, 21,0 mmol) y benciloxicarbonil succinimida (1,92 g, 7,70 mmol) a temperatura ambiente y se agitó a temperatura ambiente durante 2 horas. Se añadió metanol para inactivar la reacción y el disolvente se evaporó a presión reducida. El residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo=1:1) para obtener (R)-2-(5-fluoro-2-hidroxifenil)tetrahidropirrol-1-carboxilato de metilo (M+1)+1,93 g, 6,10 mmol, 87,1 % de rendimiento).
MS (ESI) m/z = 316 (M+1)+.
(7) Preparación de (R)-2-(2-((R)-3-((ferc-butoxicarbonil)amino)butoxi)-5-fluorofenil)tetrahidropirroM-carboxilato de bencilo

Se disolvió (R)-2-(5-fluoro-2-hidroxifenil)tetrahidropirrol-1-carboxilato de bencilo (14,2 g, 45,1 mmol) en N,N-dimetilformamida (100 ml), después se añadieron carbonato de cesio (44,0 g, 135 mmol) y metanosulfonato de (R)-3-((ferc-butoxicarbonil)amino)butilo (18,1 g, 67,6 mmol) y se agitó a 80 °C durante 2 horas. El disolvente se evaporó a presión reducida, el residuo se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 1:1) para obtener (R)-2-(2-((R)-3-((ferc-butoxicarbonil)amino)butoxi)-5-fluorofenil)tetrahidropirroM-carboxilato de bencilo (18,5 g, 38,1 mmol, 84,4 % de rendimiento).
MS (ESI) m/z = 487 (M+1)+.
(8) Preparación de (R)-2-(2-((R)-3-aminobutoxi)-5-fluorofenil)tetrahidropirrol-1-carboxilato de bencilo

Se disolvió (R)-2-(2-((R)-3-((ferc-butoxicarbonil)amino)butoxi)-5-fluorofenil)tetrahidropirroM-carboxilato de bencilo (18,5 g, 38,1 mmol) en diclorometano (60,0 ml) y se añadió ácido trifluoroacético (20,0 ml) a temperatura ambiente. La mezcla se agitó a temperatura ambiente durante 1 hora. El disolvente se evaporó a presión reducida para obtener (R)-2-(2-(((R)-3-aminobutoxi)-5-fluorofenil)tetrahidropirrol-1-carboxilato de bencilo en bruto (14,7 g, 38,1 mmol, 100 % de rendimiento).
MS (ESI) m/z = 387 (M+1)+.
(9) Preparación de 4-(((R)-4-(2-((R)-1-(benciloxicarbonil)tetrahidropirrol-2-il)-4-fluorofenoxi)butil-2-il)amino)-6-cloro-1,5-naftiridin-3-carboxilato de etilo

Se disolvió (R)-2-(2-((R)-3-aminobutoxi)-5-fluorofenil)tetrahidropirrol-1-carboxilato de bencilo (14,7 g, 38,1 mmol) en diclorometano (120 ml) y ferc-butanol (40,0 ml), después se añadieron carbonato potásico (21,0 g, 152 mmol) y 4,6-didoro-1,5-naftiridin-3-carboxilato de etilo (10,3 g, 38,1 mmol) y se agitó a 35 °C durante 16 horas. El disolvente se evaporó a presión reducida, el residuo se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 1,5:1) para obtener 4-(((R)-4-(2-((R)-1-(benciloxicarbonil)tetrahidropirrol-2-il)-4-fluorofenoxi)butil-2-il)amino)-6-cloro-1,5-naftiridin-3-carboxilato de etilo (19,5 g, 31,5 mmol, 82,7 % de rendimiento).
MS (ESI) m/z = 621 (M+1)+.
(10) Preparación de 6-cloro-4-(((R)-4-(4-fluoro-2-((R)-tetrahidropirrol-2-il)fenoxi)butil-2-il)amino)1,5-naftiridin-3-carboxilato de etilo

Se disolvió 4-(((R)-4-(2-((R)-1-(benciloxicarbonil)tetrahidropirrol-2-il)-4-fluorofenoxi)butil-2-il)amino)-6-cloro-1,5-naftiridin-3-carboxilato de etilo (19,5 g, 31,5 mmol) en ácido acético (60,0 ml) y se añadió una solución de ácido bromhídrico en ácido acético (30,0 ml, 40 % p/p) a 0 °C. Después de la adición, la mezcla se agitó a temperatura ambiente durante 1,5 horas. El disolvente se evaporó a presión reducida para obtener 6-cloro-4-(((R)-4-(4-fluoro-2-((R)-tetrahidropirrol-2-il)fenoxi)butil-2-il)amino)1,5-naftiridin-3-carboxilato de etilo (15,0 g, 30,9 mmol, 98,0 % de rendimiento).
MS (ESI) m/z = 487 (M+1)+.
(11) Preparación de (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxilato de etilo

Se disolvió 6-cloro-4-(((R)-4-(4-fluoro-2-((R)-tetrahidropirrol-2-il)fenoxi)butil-2-il) amino)1,5-naftiridin-3-carboxilato de etilo (15,0 g, 30,9 mmol) en tolueno (360 ml) y ferc-butanol (120 ml) y se añadieron tris(dibencilidenoacetona)dipaladio (2,83 g, 3,1 mmol), 2-bisciclohexilfosfina-2',6'-dimetoxibifenilo (2,54 g, 6,20 mmol) y carbonato de cesio (40,3 g, 124 mmol). En atmósfera de nitrógeno, la mezcla se agitó a 100 °C durante 16 horas. El disolvente se evaporó a presión reducida, el residuo se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (diclorometano:metanol = 20:1) para obtener (6R,16R)-9-fluoro-16-metiM3-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxilato de etilo (7,51 g, 16,7 mmol, 54,0 % de rendimiento).
MS (ESI) m/z = 451 (M+1)+.
(12) Preparación de ácido 6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxílico

Se disolvió (6R,16R)-9-fluoro-16-metiM3-oxa-2,17,21,25-tetraazapentacido[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxilato de etilo (7,51 g, 16,7 mmol) en etanol (25,0 ml) y tetrahidrofurano (25,0 ml) y se añadió solución acuosa (25,0 ml) de hidróxido sódico (3,34 g, 83,5 mmol). La mezcla se agitó a 50 °C durante 3 horas y después se ajustó a pH = 3-4 con solución 1 M de HCl en un baño de hielo. La mezcla se extrajo con diclorometano y agua y la fase acuosa se extrajo dos veces con diclorometano. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida para obtener ácido (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxílico en bruto (5,86 g, 13,9 mmol, 83,2 % de rendimiento).
MS (ESI) m/z = 423 (M+1)+.
(13) Preparación de (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxamida

Se disolvió ácido (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxílico (5,86 g, 13,9 mmol) en N,N-dimetilformamida (25,0 ml) y diclorometano (25,0 ml) y se añadieron N,N-diisopropiletilamina (7,17 g, 55,6 mmol), hexafluorofosfato de benzotriazol-N,N,N',N'-tetrametilurea (6,85 g, 18,1 mmol) y cloruro de amonio (2,23 g, 41,7 mmol). Después de agitar a temperatura ambiente durante 2 horas, la mezcla se extrajo con diclorometano y agua y la fase acuosa se extrajo dos veces con diclorometano. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (diclorometano:metanol = 10:1) para obtener (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxamida (3,09 g, 7,34 mmol, rendimiento del 52,8 %).
MS (ESI) m/z = 422 (M+1)+.
(14) Preparación de (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo

Se disolvió (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxamida (3,09 g, 7,34 mmol) en diclorometano (25,0 ml), después se añadió trietilamina (2,22 g, 22,0 mmol) y después se añadió anhídrido trifluoroacético (2,31 g, 11,0 mmol) gota a gota. Después de agitar a temperatura ambiente durante 2 horas, la mezcla se extrajo con diclorometano y agua y la fase acuosa se extrajo dos veces con diclorometano. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por Pre-HPLC preparativa para obtener (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo (1,85 g, 4,59 mmol, 62,5 % de rendimiento).
MS (ESI) m/z = 404 (M+1)+.
RMN de 1H (400 MHz, MeOD): 8 = 9,37 (d, J = 7,2, 1H), 8,23 (s, 1H), 7,93 (d, J = 9,2, 1H), 6,98-6,92 (m, 2H), 6,86 6,78 (m, 2H), 5,79-5,76 (m, 1H), 4,75-4,61 (m, 3H), 3,97-3,91 (m, 1H), 3,71-3,66 (m, 1H), 2,61-2,39 (m, 3H), 2,18-1,96 (m, 3H), 1,58 (d, J = 6,4, 3H).
Ejemplo 2. Preparación de (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo

(1) Preparación de (R)-2,2,2-trifluoro-1-(2-(5-fluoro-2-hidroxifenil)tetrahidropirrol-1-il)etanona

Se disolvió (R)-4-fluoro-2-(tetrahidropirrol-2-il)fenol (540 mg, 3,00 mmol) en anhídrido trifluoroacético (2,00 ml) y la mezcla se agitó a 0 °C durante 0,5 horas. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 3:1) para obtener (R)-2,2,2-trifluoro-1-(2-(5-fluoro-2-hidroxifenil)tetrahidropirrol-1-il)etanona (420 mg, 1,50 mmol, 50,5 % de rendimiento).
MS (ESI) m/z = 278 (M+1)+.
(2) Preparación de 2,4-dimetoxibencil((S)-3-(4-fluoro-2-((R)-1-(2,2,2-trifluoroacetil)tetrahidropirrol-2-il)fenoxi)butilcarboxamida de ferc-butilo

(R)-2,2,2-trifluoro-1-(2-(5-fluoro-2-hidroxifenil)tetrahidropirrol-1-il)etanona (420 mg, 1,50 mmol), 2,4-dimetoxibencil(3-hidroxibutil)carboxamida de (S)-ferc-butilo (770 mg, 2,25 mmol) y trifenilfosfina (790 mg, 3,00 mmol) se disolvieron en tolueno (5,00 ml) y diclorometano (5,00 ml), después se añadió azodicarboxilato de diisopropilo (610 mg, 3,00 mmol) gota a gota a 0 °C en atmósfera de nitrógeno. La mezcla se agitó a 0 °C durante 2,0 horas. El disolvente se evaporó a presión reducida y el residuo se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 5:1) para obtener 2,4-dimetoxibencil((S)-3-(4-fluoro-2-((R)-1-(2,2,2-trifluoroacetil)tetrahidropirrol-2-il)fenoxi)butil)carboxamida de ferc-butilo (190 mg, 320 pmol, 21,1 % de rendimiento).
MS (ESI) m/z = 599 (M+1)+.
(3) Preparación de 1-((R)-2-(2-(((S)-4-aminobutil-2-il)oxi)-5-fluorobencen)tetrahidropirrol-1-il)2,2,2-trifluoroetanona

Se disolvió 2,4-dimetoxibencil((S)-3-(4-fluoro-2-((R)-1-(2,2,2-trifluoroacetil)tetrahidropirrol-2-il)fenoxi)butil)carboxamida de ferc-butilo (190 mg, 320 pmol) en diclorometano (4,00 ml) y se añadió ácido
trifluoroacético (2,00 ml). La mezcla se agitó a 50 °C durante 3,0 horas. El disolvente se evaporó a presión reducida para obtener 1-((R)-2-(2-(((S)-4-aminobutil-2-il)oxi)-5-fluorobencen)tetrahidropirrol-1-il)2,2,2-trifluoroetanona en bruto (110 mg, 320 |jmol, 100 % de rendimiento).
MS (ESI) m/z = 349 (M+1)+.
(4) Preparación de 6-cloro-4-(((S)-3-(4-fluoro-2-((R)-1-(2,2,2-trifluoroacetil)tetrahidropirrol-2-il)fenoxi)butil)amino)-1,5-naftiridin-3-carboxilato de etilo

Se disolvió 1-((R)-2-(2-(((S)-4-aminobutil-2-il)oxi)-5-fluorobencen)tetrahidropirrol-1-il)2,2,2-trifluoroetanona (110 mg, 320 jm ol) en diclorometano (3,00 ml) y ferc-butanol (1,00 ml), después se añadieron carbonato potásico (220 mg, 1,60 mmol) y 4,6-dicloro-1,5-naftiridin-3-carboxilato de etilo (130 mg, 480 jm ol) y la mezcla se agitó a 35 °C durante 16 horas. El disolvente se evaporó a presión reducida y el residuo se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 2:1) para obtener 6-cloro-4-(((S)-3-(4-fluoro-2-((R)-1-(2,2,2-trifluoroacetil)tetrahidropirrol-2-il)fenoxi)butil)amino)-1,5-naftiridin-3-carboxilato de etilo (150 mg, 260 jmol, 80,5 % de rendimiento).
MS (ESI) m/z = 583 (M+1)+.
(5) Preparación de ácido 6-cloro-4-(((S)-3-(4-fluoro-2-((R)-1-tetrahidropirrol-2-il)fenoxi)butil)amino)-1,5-naftalen-3-carboxílico
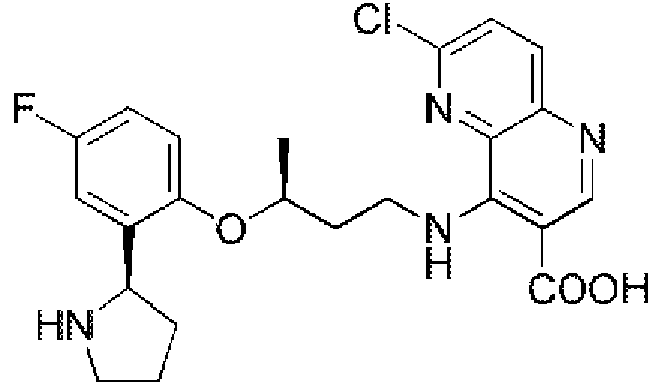
Se disolvió 6-cloro-4-(((S)-3-(4-fluoro-2-((R)-1-(2,2,2-trifluoroacetil)tetrahidropirrol-2-il)fenoxi)butil)amino)-1,5-naftiridin-3-carboxilato de etilo (150 mg, 260 jm ol) en metanol (5,00 ml), después se añadió carbonato potásico (220 mg, 1,56 mmol) y la mezcla se agitó a 60 °C durante 16 horas. El disolvente se evaporó a presión reducida y el residuo se extrajo con diclorometano y agua y la fase acuosa se extrajo dos veces con diclorometano. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida hasta ácido 6-cloro-4-(((S)-3-(4-fluoro-2-((R)-1-tetrahidropirrol-2-il)fenoxi)butil)amino)-1,5-naftalen-3-carboxílico en bruto (110 mg, 250 jmol, 95,0 % de rendimiento).
MS (ESI) m/z = 459 (M+1)+.
(6) Preparación de ácido (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxílico

Se disolvió ácido 6-cloro-4-(((S)-3-(4-fluoro-2-((R)-1-tetrahidropirrol-2-il)fenoxi)butil)amino)-1,5-naftalen-3-carboxílico (110 mg, 250 jm ol) en tolueno (3,00 ml) y ferc-butanol (1,00 ml), después se añadieron
tris(dibencilidenoacetona)dipaladio (23,0 mg, 25,0 |jmol), 2-bicidohexilfosfin-2',6'-dimetoxibifenilo (20,0 mg, 50 jmol) y carbonato de cesio (407 mg, 1,25 mmol). En atmósfera de nitrógeno, la mezcla se agitó a 100 °C durante 16 horas. El disolvente se evaporó a presión reducida y el residuo se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (diclorometano:metanol = 10:1) para obtener ácido (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxílico (53,0 mg, 130 jmol, 52,0 % de rendimiento).
MS (ESI) m/z = 423 (M+1)+.
(7) Preparación de (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxamida

Se disolvió ácido (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxílico (53,0 mg, 130 jm ol) en N,N-dimetilformamida (1,00 ml) y diclorometano (1,00 ml), después se añadieron N,N-diisopropiletilamina (84,0 mg, 650 jmol), hexafluorofosfato de benzotriazol-N,N,N',N'-tetrametilurea (74,0 mg, 200 jm ol) y cloruro de amonio (21,0 mg, 390 jmol). Después de agitar a temperatura ambiente durante 2 horas, la mezcla se extrajo con diclorometano y agua y la fase acuosa se extrajo dos veces con diclorometano. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (diclorometano:metanol = 10:1) para obtener (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxamida (20,0 mg, 48 jmol, 36,5 % de rendimiento).
MS (ESI) m/z = 422 (M+1)+.
(8) Preparación de (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo

Se disolvió (6R,14S)-9-fluoro-14-metiM3-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxamida (20,0 mg, 48 jm ol) en diclorometano (3,00 ml), después se añadió trietilamina (30,0 mg, 285 jm ol) y se añadió anhídrido trifluoroacético (30,0 mg, 145 jm ol) gota a gota. La mezcla se agitó a temperatura ambiente durante 2 horas. El disolvente se evaporó a presión reducida y el residuo se purificó por Pre-HPLC preparativa para obtener (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo (1,50 mg, 3,70 jmol, 7,7 % de rendimiento).
MS (ESI) m/z = 404 (M+1)+.
Ejemplo 3. Preparación de 6-fluoro-2-metil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.04,9019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano.

(1) Preparación de 5-fluoro-2-metoxi-N-metilbenzamida

Se disolvió ácido 5-fluoro-2-metoxi-benzoico (12,0 g, 70,5 mmol) en diclorometano (200v ml), después se añadieron hexafluorofosfato de benzotriazol-N,N,N',N'-tetrametilurea (32,2 g, 84,6 mmol), clorhidrato de metilamina (3,29 g, 106 mmol) y N,N-diisopropiletilamina (45,5 g, 353 mmol). Después de agitar durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 4:1) para obtener 5-fluoro-2-metoxi-N-metilbenzamida (12,0 g, 65,5 mmol, 92,9 % de rendimiento).
MS (ESI) m/z = 184 (M+1)+.
(2) Preparación de 1-(5-fluoro-2-metoxifenil)-N-metilmetilamina

Se disolvió tetrahidroaluminio de litio (5,80 g, 153 mmol) en tetrahidrofurano (200 ml), después se añadió 5-fluoro-2-metoxi-N-metilbenzamida (12,0 g, 65,5 mmol). Después de agitar a 50 °C durante 10 horas, la reacción se inactivó con sulfato sódico cristalino, se agitó en metanol y se filtró y el filtrado se secó por centrifugación para obtener 1-(5-fluoro-2-metoxifenil)-N-metilmetilamina (10,2 g, 60,9 mmol, 92,9 % de rendimiento).
MS (ESI) m/z = 170 (M+1)+.
(3) Preparación de 5-fluoro-2-metoxibencil(metil)carbamato de bencilo

Se disolvió 1-(5-fluoro-2-metoxifenil)-N-metilmetilamina (12,0 g, 65,5 mmol) en tetrahidrofurano (100 ml) y después se añadieron trietilamina (17,9 g, 177 mmol) y benciloxicarbonil succinimida (17,7 g, 70,9 mmol). Después de agitar durante 1 hora, la mezcla se extrajo con acetato de etilo y agua, la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 10:1) para obtener 5-fluoro-2-metoxibencil(metil)carbamato de bencilo (8,00 g, 26,4 mmol, rendimiento del 44,6 %).
MS (ESI) m/z = 304 (M+1)+.
(4) Preparación de 5-fluoro-2-((metilamino)metil)fenol

Se disolvió 5-fluoro-2-metoxibencil(metil)carbamato de bencilo (8,00 g, 26,4 mmol) en diclorometano (80,0 ml) y se añadió tribromuro de boro (1 M, 41,5 ml). Después de agitar en un baño de hielo durante 2 horas, la reacción se interrumpió con metanol. La mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se agitó en éter de petróleo. El sobrenadante se descartó, para obtener 5-fluoro-2-((metilamino)metil)fenol (6,00 g, 23,1 mmol, pureza del 60 %, rendimiento del 88 %).
MS (ESI) m/z = 156 (M+1)+.
(5) Preparación de 5-fluoro-2-hidroxibencil(metil)carbamato de bencilo

Se disolvió 5-fluoro-2-((metilamino)metil)fenol (6,00 g, 23,1 mmol, pureza del 60 %) en tetrahidrofurano (50,0 ml) y se añadieron trietilamina (11,6 g, 115 mmol) y benciloxicarbonil succinimida (14,3 g, 57,6 mmol). Después de agitar durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 5:1) para obtener 5-fluoro-2-hidroxibencil(metil)carbamato de bencilo (5,50 g, 18,9 mmol, 81,7 % de rendimiento).
MS (ESI) m/z = 290 (M+1)+.
(6) Preparación de 3-((ferc-butoxicarbonil)amino) propil-metanosulfonato

Se disolvió 3-((ferc-butoxicarbonil)amino)propanol (800 mg, 4,57 mmol) en cloruro de metileno (20,0 ml) y se añadieron trietilamina (1,39 g, 13,7 mmol, 1,91 ml) y cloruro de metanosulfonilo (784 mg, 6,85 mmol). Después de agitar en un baño de hielo durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 7:1) para obtener 3-((terc-butoxicarbonil)amino)propil-metanosulfonato (1,00 g, 3,95 mmol, 86,5 % de rendimiento).
MS (ESI) m/z = 254 (M+1)+ y 198 (M+1-56)+.
(7) Preparación de bencil-2-(3-((terc-butoxicarbonil)amino)propoxi)-5-fluorofenil(metil)carbamato

Se disolvió 5-fluoro-2-hidroxifenil(metil)carbamato de bencilo (600 mg, 2,07 mmol) en N,N-dimetilformamida (10,0 ml) y se añadieron carbonato de cesio (2,02 g, 6,22 mmol) y 3-((terc-butoxicarbonil)amino)propil-metanosulfonato (630 mg, 2,49 mmol). Después de agitar a 70 °C durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 3:1) para obtener bencil-2-(3-((ferc-butoxicarbonil)amino)propoxi)-5-fluorofenil(metil)carbamato (500 mg, 1,12 mmol, rendimiento del 54,0 %).
MS (ESI) m/z = 447 (M+1)+.
(8) Preparación de 2-(3-aminopropoxi)-5-fluorofenil(metil)carbamato de fenilo

Se disolvió 2-(3-((terc-butoxicarbonil)amino)propoxi)-5-fluorofenil(metil)carbamato de bencilo(400 mg, 900 |jmol) en clorhidrato de dioxano (10,0 ml). Después de agitar la solución de reacción durante una hora, el disolvente orgánico se eliminó de la solución de reacción usando un evaporador rotatorio para obtener 2-(3-aminopropoxi)-5-fluorofenil(metil)carbamato de fenilo (250 mg, 720 jmol, rendimiento del 80,6 %).
MS (ESI) m/z = 347 (M+1)+.
(9) Preparación de 2-(3-((6-cloropirido[3,2-D]pirimidin-4-il)amino)propoxi)-5-fluoroclorobencen(metil)carbamato de fenilo

Se disolvió 2-(3-aminopropoxi)-5-fluorofenil(metil)carbamato de fenilo (80,0 mg, 231 jm ol) en N,N-dimetilformamida (5,00 ml) y se añadieron carbonato de cesio (225 mg, 693 jm ol) y 4,6-dicloropirido[3,2-d]pirimidina (50,8 mg, 254 jmol). Después de agitar a 70 °C durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 1:1) para obtener 2-(3-((terc-butoxicarbonil)amino)propoxi)-5-fluorofenil(metil)carbamato de fenilo (70,0 mg, 98,1 jmol, 60 % de rendimiento).
MS (ESI) m/z = 510 (M+1)+.
(10) Preparación de 6-cloro-N-(3-(5-fluoro-2-((metilamino)metil)fenoxi)propil)pirido[3,2-D]pirimidin-4-amina

Se disolvió 2-(3-((terc-butoxicarbonil)amino)propoxi)-5-fluorofenil(metil)carbamato de fenilo (70,0 mg, 98,1 jm ol) en ácido acético (2,00 ml), se añadió solución de ácido bromhídrico en ácido acético (1,00 ml, 33 %) y la solución de reacción se agitó durante una hora. El disolvente orgánico se eliminó de la solución de reacción usando un evaporador rotatorio para obtener 6-cloro-N-(3-(5-fluoro-2-((metilamino)metil)fenoxi)propil)pirido[3,2-D]pirimidin-4-amina (40.0 mg, 106 jmol, 77.5 % de rendimiento).
MS (ESI) m/z = 376 (M+1)+.
(11) Preparación de 6-fluoro-2-metil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.04,9019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano

Se disolvió 6-doro-N-(3-(5-fluoro-2-((metilamino)metil)fenoxi)propil)pirido [3,2-D]pirimidin-4-amina (40,0 mg, 106 |jmol) en N,N-dimetilformamida (2,00 ml), se añadió trietilamina (5,00 ml) y la solución de reacción se agitó a 120 °C durante 10 horas. El disolvente orgánico se eliminó de la solución de reacción usando un evaporador rotatorio y el residuo se purificó por Pre-HPLC preparativa para obtener 6-fluoro-2-metil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.04019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano (9,00 mg, 26,5 jmol, rendimiento del 19,9 %).
MS (ESI) m/z = 340 (M+1)+.
RMN de 1H (400 MHz, MeOH): 8 = 8,41 (s, 1H), 7,84 (d, J = 9,2 Hz, 1H), 7,39 (d, J = 9,2 Hz, 1H), 7,21-7,18 (m, 1H), 7,06-7,02 (m, 1H), 6,97-6,92 (m, 1H), 5,69 (d, J = 14,4 Hz, 1H), 4,64-4,55 (m, 2H), 4,10-4,07 (m, 1H), 3,95-3,89 (m, 1H), 3,82-3,76 (m, 1H), 3,61 (s, 3H), 2,42-2,27 (m, 2H).
Ejemplo 4. Preparación de 6-fluoro-2-metil-10-oxa-2,13,15,17,21-pentaazatetraciclo[12.6.2.04,9.018,22]docosan-1(21),4,6,8,14(22),15,17,19-octano

El mismo procedimiento que el de la etapa 6 a la etapa 11 del ejemplo 3, excepto porque se usó 2-((terc-butoxicarbonil)amino)etanol en lugar de 3-((terc-butoxicarbonil)amino)propanol en la etapa 6, se usó para obtener 6-fluoro-2-metil-10-oxa-2,13,15,17,21-pentaazatetraciclo[12.6.2.04,9.018,22]docosan-1(21),4,6,8,14(22),15,17,19-octano (2,8 mg, 8,61 jmol, rendimiento del 6,23 %).
MS (ESI) m/z = 326 (M+1)+.
Ejemplo 5. Preparación de (13R)-6-fluoro-2,13-dimetil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.04,9019,23]tricosan-1(22),4,6,8,15(23), 16,18,20-octano.

(1) Preparación de N-[(5-fluoro-2-hidroxi-fenil)metil]-N-metil-carbamato de terc-butilo
Í^ Y °^ o c
.A is A
El mismo procedimiento que el de la etapa 3 del ejemplo 3, excepto porque se usó carbonato de di-terc-butilo en lugar de benciloxicarbonil succinimida como material de partida, se usó para obtener N-[(5-fluoro-2-hidroxi-fenil)metil]-N-metil-carbamato de terc-butilo (12,0 g, 47,0 mmol, rendimiento: 12 %) (condiciones de purificación: éter de petróleo:acetato de etilo = 5:1).
MS (ESI) m/z = 256/200 (M+1/M+1-56)+.
(2) Preparación de metanosulfonato de (R)-3-(((benciloxi)carbonil)amino)butilo

Se disolvió (4-hidroxibutan-2-il)carbamato de (R)-fenilo (2,40 g, 10,8 mmol) en diclorometano (20,0 ml) y se añadieron trietilamina (3,26 g, 32,3 mmol, 4,50 ml) y cloruro de metanosulfonilo (2,46 g, 21,5 mmol). Después de agitar en un baño de hielo durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida para obtener metanosulfonato de (R)-3-(((benciloxi)carbonil)amino)butilo (3,00 g, 9,95 mmol, rendimiento del 92 %).
MS (ESI) m/z = 302 (M+1)+.
(3) Preparación de 2-(3-((benciloxi)carbonil)amino)butoxi)-5-fluorofenil(metil)carbamato de (R)-tere-butilo

Se disolvió N-[(5-fluoro-2-hidroxi-fenil)metil]-N-metil-carbamato de tere-butilo (1,00 g, 3,92 mmol) en N,N-dimetilformamida (10,0 ml) y se añadieron carbonato de cesio (3,82 g, 11,8 mmol) y metanosulfonato de (R)-3-(((benciloxi)carbonil)amino)butilo (1,18 g, 3,92 mmol). Después de agitar a 70 °C durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 3:1) para obtener 2-(3-((benciloxi)carbonil)amino)butoxi)-5-fluorofenil(metil)carbamato de (R)-tere-butilo (1,60 g, 3,47 mmol, 88 % de rendimiento).
MS (ESI) m/z = 461 (M+1)+.
(4) Preparación de (4-(4-fluoro-2-((metilamino)metil)fenoxi)butan-2-il)carbamato de (R)-bencilo

Se disolvió 2-(3-((benciloxi)carbonil)amino)butoxi)-5-fluorofenil(metil)carbamato de (R)-tere-butilo (400 mg, 900 pmol) en diclorometano (10,0 ml), se añadió ácido trifluoroacético (11,9 g, 69,5 mmol) y la solución de reacción se agitó durante 1 hora. El disolvente orgánico se eliminó de la solución de reacción con un evaporador rotatorio para obtener (4-(4-fluoro-2-((metilamino)metil)fenoxi)butan-2-il)carbamato de fenil (R)-bencilo (1,20 g, 3,30 mmol, 95,5 % de rendimiento).
MS (ESI) m/z = 361 (M+1)+.
(5) Preparación de (4-(4-fluoro-2-(((4-hidroxipirido[3,2-d]pirimidin-6-il)(metil)amino)metil)fenoxi)butan-2-il)carbamato de (R)-bencilo

Se disolvió (4-(4-fluoro-2-((metilamino)metil)fenoxi)butan-2-il)carbamato de fenil (R)-bencilo (900 mg, 2,50 mmol) en n-butanol (10,0 ml) y se añadieron N,N-diisopropiletilamina (21,4 g, 166 mmol) y 6-cloropirido[3,2-d]pirimidin-4-hidroxilo (680 mg, 3,75 mmol). Después de agitar a 120 °C durante 25 horas, la mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre
sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (diclorometano:metanol = 10:1) para obtener (4-(4-fluoro-2-(((4-hidroxipirido[3,2-d]pirimidin-6-il)(metil)amino)metil)fenoxi)butan-2-il)carbamato de (R)-bencilo (330 mg, 650 |jmol, rendimiento del 26 %).
MS (ESI) m/z = 506 (M+1)+.
(6) Preparación de (R)-6-((2-(3-aminobutoxi)-5-fluorobencil)(metil)amino)pirido[3,2-d]pirimidin-4-hidroxilo

Se disolvió (4-(4-fluoro-2-(((4-hidroxipirido[3,2-d]pirimidin-6-il)(metil)amino)metil)fenoxi)butan-2-il)carbamato de (R)-bencilo (330 mg, 650 jm ol) en metanol (10,0 ml) y se añadió paladio sobre carbono (80,0 mg). Después de agitar a temperatura ambiente durante 1 hora, la mezcla se sometió a filtración por succión y el disolvente orgánico se eliminó del filtrado usando un evaporador rotatorio para obtener (R)-6-((2-(3-aminobutoxi)-5-fluorobencil)(metil)amino)pirido[3,2-d]pirimidin-4-hidroxilo (220 mg, 600 jmol, rendimiento del 90 %).
MS (ESI) m/z = 372 (M+1)+.
(7) Preparación de (13R)-6-fluoro-2,13-dimetil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.04,9019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano

Se disolvió (R)-6-((2-(3-aminobutoxi)-5-fluorobencil)(metil)amino)pirido[3,2-d]pirimidin-4-hidroxilo (200 mg, 540 jm ol) en N,N-dimetilformamida (5 ml) y se añadieron hexafluorofosfato de benzotriazol-1-il-oxitripirrolidinfosfonio (560 mg, 1,08 mmol) y N,N-diisopropiletilamina (347 mg, 2,69 mmol). Después de agitar a temperatura ambiente durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (diclorometano:metanol = 20:1) para obtener (13R)-6-fluoro-2,13-dimetil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.04,9.019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano (56,0 mg, 150 jmol, rendimiento del 28 %).
MS (ESI) m/z = 354 (M+1)+.
RMN de 1H (400 MHz, MeOH): 8 = 8,43 (s, 1H), 7,83 (d, J = 9,2 Hz, 1H), 7,38 (d, J = 9,2 Hz, 1H), 7,23-7,20 (m, 1H), 7,02-6,91 (m, 2H), 5,80 (d, J = 14,4 Hz, 1H), 4,60-4,55 (m, 1H), 4,37-4,32 (m, 1H), 4,25-4,21 (m, 1H), 4,11-4,08 (m, 1H), 3,60 (s, 3H), 2,47-2,41 (m, 1H), 2,27-2,21 (m, 2H), 1,58 (d, J = 6,4 Hz, 3H).
Ejemplo 6. Preparación de (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,607,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano.1

(1) Preparación de (R)-1-((S)-terc-butilsulfinil)-2-(5-fluoro-2-metoxifenil)tetrahidropirrol

El mismo procedimiento que el de la etapa 1 del ejemplo 4, excepto porque se usó 1-bromo-2-metil-5-fluoro-2-bromo-4-fluoroanisol en lugar de 1-bromo-2-benciloxi-5-fluorobenceno, se usó para obtener (R)-1-((S)-ferc-butilsulfinil)-2-(5-fluoro-2-metoxifenil)tetrahidropirrol (6,50 g, 21,7 mmol, rendimiento del 30 %, condiciones de purificación: éter de petróleo:acetato de etilo = 5:1).
MS (ESI) m/z = 300 (M+1)+.
(2) Preparación de (R)-2-(5-fluoro-2-metoxifenil)tetrahidropirrol

Se disolvió (R)-1-((S)-ferc-butilsulfinil)-2-(5-fluoro-2-metoxifenil)tetrahidropirrol (6,50 g, 21,7 mmol) en diclorometano (5,00 ml) y se añadió clorhidrato de dioxano (15,0 ml, 2 M) y la solución de reacción se agitó a 0 °C durante 1 hora. El disolvente orgánico se eliminó de la solución de reacción usando un evaporador rotatorio para obtener un sólido de color gris. El sólido se agitó en éter de petróleo y se filtró con succión para obtener un sólido de color gris claro, que se secó por centrifugación para obtener (R)-2-(5-fluoro-2-metoxifenil)tetrahidropirrol (4,20 g, 21,5 mmol, 99 % de rendimiento).
MS (ESI) m/z = 196 (M+1)+.
(3) Preparación de (R)-6-(2-(5-fluoro-2-metoxifenil)tetrahidropirrol-1-il)pirido[3,2-d]pirimidin-4-hidroxilo

Se disolvió (R)-2-(5-fluoro-2-metoxifenil)tetrahidropirrol (1,60 g, 8,28 mmol) en n-butanol (10,0 ml) y se añadieron N,N-diisopropiletilamina (21,4 g, 166 mmol) y 6-cloropirido[3,2-d]pirimidin-4-hidroxilo (2,36 g, 9,11 mmol). Después de agitar a 120 °C durante 48 horas, la mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por MPLC [fase móvil: acetonitrilo/agua (que contenía ácido trifluoroacético al 0,05 %) = 7/1] para obtener (R)-6-(2-(5-fluoro-2-metoxifenil)tetrahidropirrol-1-il)pirido[3,2-d]pirimidin-4-hidroxilo (1,30 g, 3,82 mmol, rendimiento del 46,1 %).
MS (ESI) m/z = 341 (M+1)+.
(4) Preparación de (R)-4-cloro-6-(2-(5-fluoro-2-metoxifenil)tetrahidropirrol-1-il)pirido[3,2-d]pirimidina
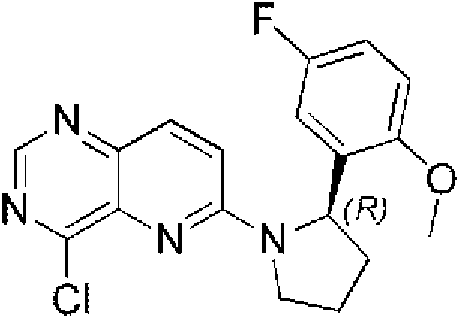
Se disolvió (R)-6-(2-(5-fluoro-2-metoxifenil)tetrahidropirrol-1-il)pirido[3,2-d]pirimidin-4-hidroxilo (1,30 g, 3,82 mmol) en
diclorosulfóxido (15,0 ml) y se agitó a 80 °C durante 1 hora. El disolvente orgánico se eliminó de la solución de reacción usando un evaporador rotatorio y se añadió diclorometano. La reacción se interrumpió con una solución saturada de bicarbonato sódico, se extrajo y la fase acuosa se extrajo dos veces con diclorometano. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 3:1) para obtener (R)-4-cloro-6-(2-(5-fluoro-2-metoxifenil)tetrahidropirrol-1-il)pirido[3,2-d]pirimidina (1,20 g, 3,34 mmol, rendimiento del 83 %).
MS (ESI) m/z = 359 (M+1)+.
(5) Preparación de (R)-2-(1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenol

Se disolvió (R)-4-cloro-6-(2-(5-fluoro-2-metoxifenil)tetrahidropirrol-1-il)pirido[3,2-d]pirimidina (1,20 g, 3,34 mmol) en 1,2-dicloroetano (5,00 ml) y se añadió tricloruro de boro (33,4 mmol) y la solución de reacción se agitó a 70 °C durante 5 horas. El disolvente orgánico se eliminó de la solución de reacción usando un evaporador rotatorio y se añadió diclorometano. La reacción se interrumpió con una solución saturada de bicarbonato sódico, se extrajo y la fase acuosa se extrajo dos veces con diclorometano. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 2:1) para obtener (R)-2-(1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenol (700 mg, 2,03 mmol, rendimiento del 60 %).
MS (ESI) m/z = 345 (M+1)+.
(6) Preparación de (ferc-butil ((R)-4-(2-((R)-1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenoxi)butan-2-il)carbamato

Se disolvió (R)-2-(1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenol (240 mg, 700 pmol) en N-metilpirrolidona (5,00 ml), añadir carbonato de cesio (678 mg, 2,09 mmol) y se añadieron [(3R)-3-(fercbutoxicarbonilamino)butil]metanosulfonato (279 mg, 1,04 mmol). Después de agitar a 70 °C durante 3 horas, la mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 1:1) para obtener (ferc-butil ((R)-4-(2-((R)-1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenoxi)butan-2-il)carbamato (70,0 mg, 130 pmol, rendimiento del 19,5 %).
MS (ESI) m/z = 516 (M+1)+.
(7) Preparación de (R)-4-(2-((R)-1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenoxi)butan-2-amina

Se disolvió (ferc-butil ((R)-4-(2-((R)-1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenoxi)butan-2-il)carbamato (70,0 mg, 130 pmol) en cloruro de metileno (3,00 ml), se añadió tricloruro de boro (160 pmol, 160 pl) y la
solución de reacción se agitó a 0 °C durante 2 horas. La reacción se interrumpió con una solución saturada de bicarbonato sódico, se extrajo con diclorometano y agua y la fase acuosa se extrajo dos veces con diclorometano. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida para obtener (R)-4-(2-((R)-1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenoxi)butan-2-amina (40,0 mg, 90,0 jmol, 71 % de rendimiento).
MS (ESI) m/z = 416 (M+1)+.
(8) Preparación de (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano

Se disolvió (R)-4-(2-((R)-1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenoxi)butan-2-amina (40,0 mg, 90,0 jmol) en isopropanol (8,00 ml), se añadió N,N-diisopropiletilamina (900 jmol, 350 j l) y la solución de reacción se agitó a 90 °C durante 10 horas. El disolvente orgánico se eliminó de la solución de reacción usando un evaporador rotatorio y el residuo se purificó por Pre-HPLC preparativa para obtener (6R,16R)-9-fluoro-16-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano (5,60 mg, 14,0 jmol, rendimiento del 14,5 %).
MS (ESI) m/z = 380 (M+1)+.
Ejemplo 7. Preparación de (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano.

(1) Preparación de 2-((R)-1-(4-((2,4-dimetoxibencil)((R)-3-hidroxibutil)amino)pirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenol

Se disolvió (R)-2-(1-(4-cloropirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenol (100 mg, 290 jm ol) en alcohol isopropílico (5,00 ml), se añadieron N,N-diisopropiletilamina (5,00 ml) y (2R)-4-[(2,4-dimetoxibencil)metilamino]butan-2-hidroxilo (104 mg, 430 jmol). Después de agitar a 90 °C durante 3 horas, la mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (diclorometano:metanol = 10:1) para obtener 2-((R)-1-(4-((2,4-dimetoxibencil)((R)-3-hidroxibutil)amino)pirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenol (100 mg, 180 jmol, rendimiento del 62,1 %).
MS (ESI) m/z = 548 (M+1)+.
(2) Preparación de (6R,14S)-17-[(2,4-dimetoxifenil)metil]-9-fluoro-14-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano
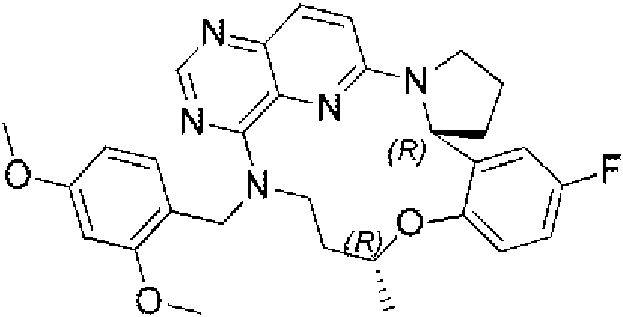
Se disolvió 2-((R)-1-(4-((2,4-dimetoxibencil)((R)-3-hidroxibutil)amino)pirido[3,2-d]pirimidin-6-il)tetrahidropirrol-2-il)-4-fluorofenol (100 mg, 180 |jmol) en tetrahidrofurano (2,50 ml) y se añadieron azodicarboxilato de diisopropilo (116 mg, 550 jm ol) y óxido de trifenilfosfina (143 mg, 550 jmol) en un baño de hielo y se agitó a temperatura ambiente durante 3 horas en atmósfera de nitrógeno. La mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por MPLC (fase móvil: acetonitrilo/agua = 10/1) para obtener (6R,14S)-17-[(2,4-dimetoxifenil)metil]-9-fluoro-14-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano (70,0 mg, 130 jmol, rendimiento del 72,3 %).
MS (ESI) m/z = 530 (M+1)+.
(3) Preparación de (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano

Se disolvió (6R,14S)-17-[(2,4-dimetoxifenil)metil]-9-fluoro-14-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano (70,0 mg, 130 jm ol) en diclorometano (3,00 ml) y se añadió ácido trifluoroacético (1,00 ml) en un baño de hielo. Después de agitar a temperatura ambiente durante 2 horas, la mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por MPLC (fase móvil: acetonitrilo/agua (que contenía ácido trifluoroacético al 0,5 %) = 1/3) para obtener (6R,14S)-9-fluoro-14-metil-13-oxa-2,17,19,21,25-pentaazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano (16,0 mg, 30 jmol, rendimiento del 23,3 %).
MS (ESI) m/z = 380 (M+1)+.
Ejemplo 8. Preparación de (6R,16S)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo.

El mismo procedimiento que el de la etapa 7 a la etapa 14 del ejemplo 1, excepto porque se usó metanosulfonato de (S)-3-((ferc-butoxicarbonil)amino)butilo en lugar de metilsulfonato de (R)-3-((ferc-butoxicarbonil)amino)butilo en la etapa 7, se usó para obtener (6R,16S)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo (15,3 mg, 38 jmol, rendimiento del 9,3 %).
MS (ESI) m/z = 390 (M+1)+.
Ejemplo 9. Preparación de (6R)-9-fluoro-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,60712.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxilato de etilo

El mismo procedimiento que el de la etapa 7 a la etapa 11 del ejemplo 1, excepto porque se usó metanosulfonato de 3-((ferc-butoxicarbonil)amino)propilo en lugar de metilsulfonato de (R)-3-((ferc-butoxicarbonil)amino)butilo en la etapa 7, se usó para obtener (6R)-9-fluoro-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02607,1202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxilato de etilo (80,0 mg, 0,18 mmol, rendimiento del 32,1 %).
MS (ESI) m/z = 437 (M+1)+.
RMN de 1H (400 MHz, CDCls): 8 = 9,35 (s, 1H), 8,80 (s, 1H), 8,04 (d, J = 8,0 Hz, 1H), 7,03-6,97 (m, 2H), 6,89-6,83 (m, 2H), 5,95-5,93 (m, 1H), 4,71-4,60 (m, 1H), 4,44-4,32 (m, 4H), 4,12 (s, 1H), 4,1-3,96 (m, 1H), 3,68-3,61 (m, 1H), 2,48 2,14 (m, 4H), 2,06-2,01 (m, 2H), 1,91-1,84 (m, 1H), 1,41 (t, J = 7,2 Hz, 3H).
Ejemplo 10. Preparación de ácido (6R)-9-fluoro-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxílico

El mismo procedimiento que el de la etapa 7 a la etapa 12 del ejemplo 1, excepto porque se usó metanosulfonato de 3-((ferc-butoxicarbonil)amino)propilo en lugar de metilsulfonato de (R)-3-((ferc-butoxicarbonil)amino)butilo en la etapa 7, se usó para obtener ácido (6R)-9-fluoro-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02607,1202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxílico (49,0 mg, 0,12 mmol, rendimiento del 25,2 %).
MS (ESI) m/z = 409 (M+1)+.
RMN de 1H (400 MHz, CDCla): 8 = 11,16 (s, 1H), 8,98 (s, 1H), 8,43 (d, J = 9,2 Hz, 1H), 7,13 (d, J = 9,6 Hz, 1H), 7,04 7,01 (m, 1H), 6,90-6,86 (m, 1H), 6,77-6,75 (m, 1H), 5,88 (d, J = 7,6 Hz, 1H), 4,72-4,68 (m, 1H), 4,38 (s, 1H), 4,23-4,20 (m, 1H), 4,03-3,92 (m, 1H), 3,68-3,64 (m, 1H), 2,48-2,18 (m, 5H), 2,01-1,98 (m, 1H), 1,88-1,86 (m, 1H).
Ejemplo 11. Preparación de (6R)-9-fluoro-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02607,1202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxamida

El mismo procedimiento que el de la etapa 7 a la etapa 13 del ejemplo 1, excepto porque se usó metanosulfonato de 3-((ferc-butoxicarbonil)amino)propilo en lugar de metilsulfonato de (R)-3-((ferc-butoxicarbonil)amino)butilo en la etapa 7, se usó para obtener (6R)-9-fluoro-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02607,1202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-carboxamida (28,9 mg, 71,0 pmol, rendimiento del 13,2 %).
MS (ESI) m/z = 408 (M+1)+.
RMN de 1H (400 MHz, CDCh): 8 = 9,50 (s, 1H), 8,48 (s, 1H), 7,99 (d, J = 8,0 Hz, 1H), 7,0 (d, J = 8,0 Hz, 1H), 6,96-6,84 (m, 2H), 5,94-5,92 (m, 1H), 4,48-4,40 (m, 2H), 4,34-4,25 (m, 1H), 4,1-3,89 (m, 2H), 3,68-3,62 (m, 1H), 2,51-2,35 (m, 2H), 2,33-2,23 (m, 1H), 2,21-2,12 (m, 1H), 2,10-2,05 (m, 1H), 1,93-1,88 (m, 1H).
Ejemplo 12. Preparación de (6R)-9-fluoro-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.026071202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrMo

El mismo procedimiento que el de la etapa 7 a la etapa 14 del ejemplo 1, excepto porque se usó metanosulfonato de 3-((terc-butoxicarbonil)amino)propilo en lugar de metilsulfonato de (R)-3-((terc-butoxicarbonil)amino)butilo en la etapa 7, se usó para obtener (6R)-9-fluoro-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.026071202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo (11,3 mg, 29,0 pmol, rendimiento del 7,2 %).
MS (ESI) m/z = 390 (M+1)+.
RMN de 1H (400 MHz, CDCla): 8 = 9,26 (s, 1H), 8,27 (s, 1H), 7,94 (d, J = 9,2 Hz, 1H), 7,04 (dd, J = 9,6 Hz, J = 3,2 Hz, 1H), 6,98-6,96 (m, 1H), 6,93-6,82 (m, 2H), 5,87-5,83 (m, 1H), 4,59-4,54 (m, 1H), 4,47-4,43 (m, 1H), 4,10-4,06 (m, 2H), 4,01-3,95 (m, 1H), 3,72-3,67 (m, 1H), 2,56-2,28 (m, 4H), 2,23-2,13 (m, 1H), 2,03-1,94 (m, 1H).
Ejemplo 13. Preparación de (6S,16S)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.026071202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo
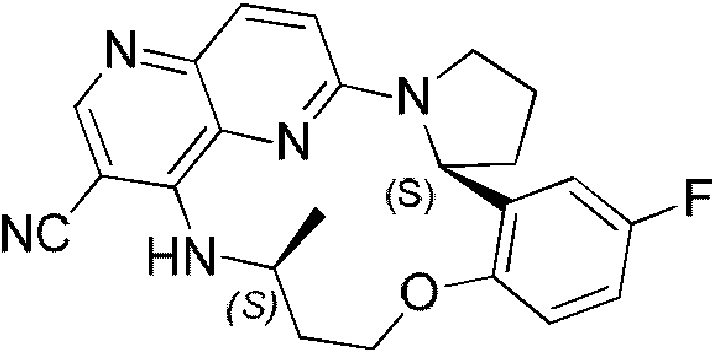
El mismo procedimiento que el de la etapa 3 a la etapa 14 del ejemplo 1, excepto porque se usó (R)-tercbutilsulfinamida en lugar de (S)-terc-butilsulfinamida en la etapa 3 y se usó metanosulfonato de (S)-3-((tercbutoxicarbonil)amino)propilo en lugar de metilsulfonato de (R)-3-((terc-butoxicarbonil)amino)butilo en la etapa 7, se usó para obtener (6S,16s)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02607,1202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo (141 mg, 0,36 mmol, 12 % de rendimiento).
MS (ESI) m/z = 404 (M+1)+.
Ejemplo 14. Preparación de (6S,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo

El mismo procedimiento que el de la etapa 3 a la etapa 14 del ejemplo 1, excepto porque se usó (R)-tercbutilsulfinamida en lugar de (S)-terc-butilsulfinamida en la etapa 3, se usó para obtener (6S,16R)-9-fluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.026071202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octan-19-nitrilo (73 mg, 0,19 mmol, 13 % de rendimiento).
MS (ESI) m/z = 404 (M+1)+.
Ejemplo 15. Preparación de (6R)-9-fluoro-2,11,17,19,21,25-hexaazapentaciclo[16.6.2.02607,1202226]hexacosan-1(25),7,9,11,18(26),19,21,23-octano

(1) Preparación de 2-(2-cloro-5-fluoropiridin-3-il)-tetrahidropirrol-1-carboxilato de ferc-butilo

En atmósfera de nitrógeno, se disolvió 1-ferc-butoxicarbonil-pirrolidina (9,42 g, 55,0 mmol) en tetrahidrofurano anhidro (120 ml). Se añadió sec-butillitio (55,0 ml, 1,0 M, 55,0 mmol) gota a gota a -40 °C y la reacción se dejó proseguir a -40 °C durante 10 minutos después de la adición y después se añadió una solución de cloruro de cinc en tetrahidrofurano (33,0 ml, 1,0 M, 33,0 mmol) gota a gota. Después de la adición, la mezcla de reacción se calentó lentamente a temperatura ambiente y se agitó durante 30 minutos más. En atmósfera de nitrógeno, se añadieron 2-cloro-3-bromo-5-fluoropiridina (10,5 g, 50,0 mmol), acetato de paladio (560 mg, 2,50 mmol) y tetrafluoroborato de triferc-butilfosfina (910 mg, 3,10 mmol). Después de agitar a temperatura ambiente durante 16 horas, la mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 4:1) para obtener 2-(2-cloro-5-fluoropiridin-3-il)-tetrahidropirrol-1 -carboxilato de ferc-butilo (3,80 g, 12,6 mmol, rendimiento del 25 %).
MS (ESI) m/z = 301 (M+1)+.
(2) Preparación de 2-(2-(3-(((benciloxi)formil)amino)propil-1-in-1-il) -5-fluoropiridin-3-il)tetrahidropirrol-1 -carboxilato de ferc-butilo

Se disolvió 2-(2-cloro-5-fluoropiridin-3-il)-tetrahidropirrol-1-carboxilato de ferc-butilo (902 mg, 3,00 mmol) en N,N-dimetilformamida (10,0 ml) y 2-propin-1-carbamato de bencilo (671 mg, 3,30 mmol), se añadieron dicloruro de [1,1'-bis(difenilfosfino)ferroceno]paladio (219 mg, 300 pmol), yoduro cuproso (114 mg, 400 pmol) y trietilamina (1,52 g, 15,0 mmol, 2,09 ml). En atmósfera de nitrógeno, la mezcla se agitó a 100 °C durante 16 horas. El disolvente se evaporó a presión reducida y el residuo se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (éter de petróleo:acetato de etilo = 2:1) para obtener 2-(2-(3-(((benciloxi)formil)amino)propil-1-in-1 -il)-5-piridin-3-il)tetrahidropirrol-1 -carboxilato de ferc-butilo (900 mg, 1,93 mmol, rendimiento del 64 %).
MS (ESI) m/z = 454 (M+1)+.
(3) Preparación de 2-(2-(3-aminopropil)-5-fluoropiridin-3-il)tetrahidropirrol-1-carboxilato de ferc-butilo

Se disolvió 2-(2-(3-(((benciloxi)formil)amino)propil-1-in-1-il)-5-piridin-3-il)tetrahidropirrol-1-carboxilato de ferc-butilo (900 mg, 1,93 mmol) en metanol (20,0 ml) y se añadió paladio carbono (90,0 mg) a temperatura ambiente. La mezcla se agitó a temperatura ambiente en atmósfera de hidrógeno durante 6 horas. El sólido se eliminó por filtración y el disolvente se evaporó a presión reducida para obtener 2-(2-(3-aminopropil)-5-fluoropiridin-3-il)tetrahidropirrol-1-carboxilato de ferc-butilo (600 mg, 1,78 mmol, rendimiento del 92 %).
MS (ESI) m/z = 324 (M+1)+.
(4) Preparación de 2-(2-(4-((6-cloropirido[3,2-d]pirimidin-4-il)amino)butil)-5-fluoropiridin-3-il)tetrahidropirrol-1-carboxilato de ferc-butilo
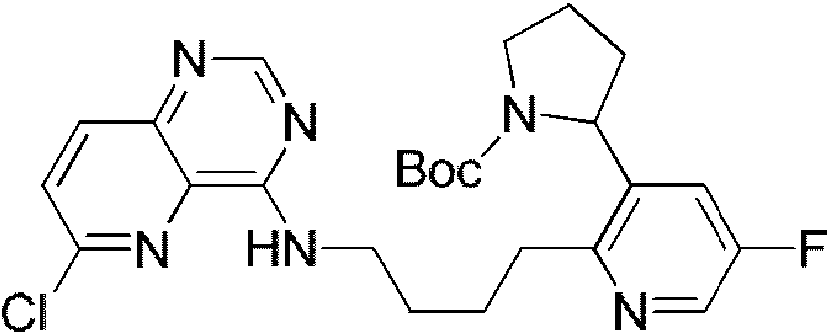
Se disolvió 2-(2-(3-aminopropil)-5-fluoropiridin-3-il)tetrahidropirrol-1-carboxilato de ferc-butilo (600 mg, 1,78 mmol) en N,N-dimetilformamida (6,00 ml) y se añadieron 6-cloro-3H-pirido[3,2-d]pirimidin-4-ona (356 mg, 1,78 mmol), hexafluorofosfato de benzotriazol-1-il-oxitripirrolidinfosfonio (347 mg, 2,13 mmol) y N,N-diisopropiletilamina (1,15 g, 8,89 mmol) y se agitó a temperatura ambiente durante 2 horas. La mezcla se extrajo con acetato de etilo y agua y la fase orgánica se recogió y se secó sobre sulfato sódico anhidro. El residuo se purificó por cromatografía en columna (metanol:diclorometano = 1:12) para obtener 2-(2-(4-((6-cloropirido[3,2-d]pirimidin-4-il)amino)butil)-5-fluoropiridin-3-il)tetrahidropirrol-1-carboxilato de ferc-butilo (700 mg, 1,40 mmol, rendimiento del 78,6 %).
MS (ESI) m/z = 501 (M+1)+.
(5) Preparación de 6-cloro-N-(4-(5-fluoro-3-(piridin-2-il)tetrahidropirrol-2-il)butil)pirido[3,2-d]pirimidin-4-amina

Se disolvió 2-(2-(4-((6-cloropirido[3,2-d]pirimidin-4-il)amino)butil)-5-fluoropiridin-3-il)tetrahidropirrol-1-carboxilato de ferc-butilo (700 mg, 1,40 mmol) en diclorometano (3,00 ml) y se añadió ácido trifluoroacético (3,00 ml). Después de agitar la solución de reacción a 0 °C durante 2 horas, el disolvente se evaporó a presión reducida para obtener 6-cloro-N-(4-(5-fluoro-3-(piridin-2-il)tetrahidropirrol-2-il)butil)pirido[3,2-d]pirimidin-4-amina (520 mg, 1,30 mmol, rendimiento del 92,8 %).
MS (ESI) m/z = 401 (M+1)+.
(6) Preparación de (6R)-9-fluoro-2,11,17,19,21,25-hexaazapentaciclo[16.6.2.02,607,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano

El mismo procedimiento que el de la etapa 11 del ejemplo 1, excepto porque se usó 6-cloro-N-(4-(5-fluoro-3-(piridin-2-il)tetrahidropirrol-2-il)butil)pirido[3,2-d]pirimidin-4-amina (0,52 g, 1,30 mmol) en lugar de 6-cloro-4-(((R)-4-(4-fluoro-2-((R)-tetrahidropirrol-2-il)fenoxi)butil-2-il)amino)1,5-naftiridin-3-carboxilato de etilo, se usó para obtener (6R)-9-fluoro-2,11,17,19,21,25-hexaazapentacido[16.6.2.01,607, 12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano (7,10 mg, 19,0|jmol, rendimiento del 3,91 %).
MS (ESI) m/z = 365 (M+1)+.
RMN de 1H (400 MHz, MeOD): 8 = 8,26 (d, J = 2,8, 1H), 8,04 (s, 1H), 7,83 (d, J = 9,2, 1H), 7,36-7,30 (m, 2H), 5,69 (s, 1H), 4,10-4,04 (m, 1H), 3,71-3,60 (m, 2H), 3,14-3,08 (m, 1H), 2,86-2,82 (m, 1H), 2,60-2,50 (m, 1H), 2,23-2,04 (m, 6 H), 1,85-1,79 (m, 2H).
Ejemplo 16. Preparación de (6R,16R)-9-fluoro-16-metil-2,11,17,19,21,25-hexaazapentaciclo[16.6.2.02,6.07,12.022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano

El mismo procedimiento que el de la etapa 2 a la etapa 6 del ejemplo 13, excepto porque se usó ácido (R)-bencil-3-pentin-2-ilcarbámico en lugar de 3-butin-1-carbamato de bencilo en la etapa 2, se usó para obtener (6R,16R)-9-fluoro-16-metil-2,11,17,19,21,25-hexaazapentaciclo[16.6.2.02,607, 12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano (6,2 mg, 16,3 jmol, rendimiento total del 3,2 %).
MS (ESI) m/z = 379 (M+1)+.
Ejemplo 17. Preparación de 6-fluoro-3-metil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.04,9019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano.

(1) Preparación de 1-(2-benciloxi-5-fluorofenil)-etanona

Se añadieron 1-(2-hidroxi-5-fluorofenil)-etanona (100 g, 649 mmol) y bromuro de bencilo (122 g, 714 mmol) y carbonato potásico (271 g, 1,95 mol) a DMF (100 ml) y se agitó a 90 °C durante 4 horas. La mezcla se extrajo con acetato de
etilo y la fase orgánica se recogió. El disolvente se eliminó con un evaporador rotatorio y el residuo se separó por cromatografía en columna sobre gel de sílice (PE:EA = 5: 1) para obtener un líquido aceitoso de color amarillo (93 g, 381 mmol, rendimiento del 59 %).
MS (ESI) m/z = 245 (M+1)+.
(2) Preparación de (S)-N-(1-(2-benciloxi-5-fluorofenil)etilimino)-2-metilpropil-2-sulfinamida

A 1-(2-benciloxi-5-fluorofenil)-etanona (83 g, 340 mmol) y (S)-terc-butil sulfinamida (103 g, 850 mmol) y titanato de tetraetilo (101t g, 442 mmol) se les añadió tetrahidrofurano (500 ml) y se agitó a 80 °C durante 4 horas. Después de que se completara la reacción, se añadieron 100 ml de agua, el sólido se eliminó por filtración por succión y el residuo se extrajo con acetato de etilo (500 ml) y agua (500 ml). La fase orgánica se recogió y se secó sobre sulfato sódico anhidro. El disolvente se eliminó con un evaporador rotatorio y el residuo se separó por cromatografía en columna sobre gel de sílice (PE:EA = 3:1) para obtener un líquido aceitoso de color amarillo (65 g, 187 mmol, rendimiento del 55 %).
MS (ESI) m/z = 348 (M+1)+.
(3) Preparación de (S)-N-((R)-1-(2-benciloxi-5-fluorofeniletil)-2-metilpropil-2-sulfinamida
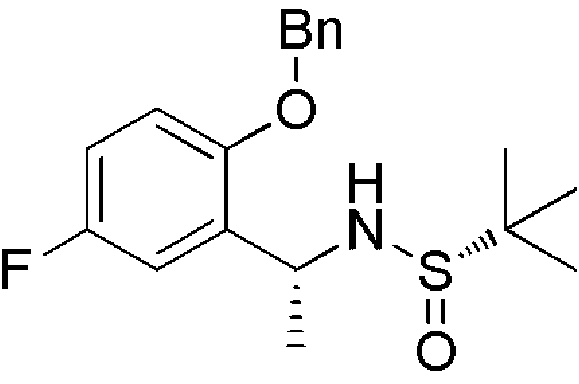
En atmósfera de nitrógeno, se disolvió (S)-N-(1-(2-benciloxi-5-fluorofenil)etilimino)-2-metilpropil-2-sulfinamida (91,2 g, 263 mmol) en tetrahidrofurano anhidro (500 ml). Una solución de trietilborohidruro de litio en tetrahidrofurano (393 ml, 1,0 M, 393 mmol) se añadió gota a gota a -78 °C y la reacción se dejó proseguir a -78 °C durante 3 horas después de la adición. La mezcla se calentó a temperatura ambiente y se agitó durante 2 horas y después la reacción se interrumpió con solución saturada de cloruro de amonio. La mezcla de reacción se extrajo con acetato de etilo y la fase orgánica se lavó dos veces con salmuera saturada. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro y el disolvente se evaporó a presión reducida. El residuo se purificó por cromatografía en columna (PE:EA = 3:1) para obtener un líquido oleoso de color amarillo (82 g, 234 mmol, 89 % de rendimiento).
MS (ESI) m/z = 350 (M+1)+.
(4) Preparación de (R)-2-(1-aminoetil)-4-fluorofenol

Se disolvió (S)-N-((R)-1-(2-benciloxi-5-fluorofeniletil)-2-metilpropil-2-sulfonamida (82 g, 235 mmol) en diclorometano (80 ml) y se añadió una solución de tribromuro de boro en diclorometano (1 M, 470 ml) en un baño de hielo. La reacción se agitó en un baño de hielo durante 2 horas y se inactivó con metanol. La mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se agitó en éter de petróleo. El sobrenadante se descartó, para obtener un sólido de color pardo (21,3 g, 137 mmol, 58 % de rendimiento).
MS (ESI) m/z = 156 (M+1)+.
(5) Preparación de (R)-(1-(5-fluoro-2-hidroxifenil)etil)carbamato de bencilo.
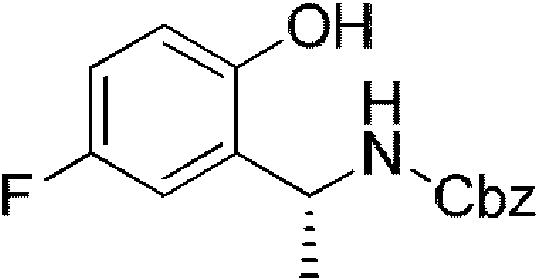
Se disolvió (R)-2-(1-aminoetil)-4-fluorofenol (21 g, 135 mmol) en tetrahidrofurano (50 ml) y se añadieron trietilamina (56,6 ml, 406 mmol) y benciloxicarbonil succinimida (43,9 g, 176 mmol). Después de agitar durante 1 hora, la mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (EP/AE = 5/1) para obtener (R)-(1-(5-fluoro-2-hidroxifenil)etil)carbamato de bencilo (10,1 g, 34,8 mmol, rendimiento del 40 %)
MS (ESI) m/z = 290 (M+1)+.
(6) Preparación de (R)-(1-(2-(3-((terc-butoxicarbonil)amino)propoxi)-5-fluorofenil)etil)carbamato de bencilo.

El mismo procedimiento que el de la etapa 6 a la etapa 7 del ejemplo 3, excepto porque se usó (R)-(1-(5-fluoro-2-hidroxifenil)etil)carbamato de bencilo (1 g, 3,46 mmol) en lugar de 5-fluoro-2-hidroxifenil(metil)carbamato de fenilo, para obtener (R)-(1-(2-(3-((terc-butoxicarbonil)amino)propoxi)-5-fluorofenil)etil)carbamato de bencilo (1,01 g, 2,24 mmol, rendimiento del 65 %).
MS (ESI) m/z = 447 (M+1)+.
(7) Preparación de (R)-(3-(2-(1-aminoetil)-4-fluorofenoxi)propil)carbamato de terc-butilo

Se disolvió (R)-(1-(2-(3-((terc-butoxicarbonil)amino)propoxi)-5-fluorofenil)etil)carbamato de bencilo (600 mg, 1,34 mmol) en metanol (10,0 ml), después se añadió catalizador de paladio al 10 % sobre carbono (150 mg). La reacción se agitó durante 2 horas en atmósfera de hidrógeno. Después de que se completara la reacción, el catalizador de paladio sobre carbono se eliminó por filtración y el filtrado se secó por centrifugación usando un evaporador rotatorio para obtener (R)-(3-(2-(1-aminoetil)-4-fluorofenoxi)propil)carbamato de terc-butilo (398 mg, 1,28 mmol, 95 % de rendimiento).
MS (ESI) m/z = 313 (M+1)+.
(8) Preparación de (R)-(1-(2-(3-((terc-butoxicarbonil)amino)propoxi)-5-fluorofenil)etil)carbamato de alilo

Se disolvió (R)-(3-(2-(1-aminoetil)-4-fluorofenoxi)propil)carbamato de ferc-butilo (300 mg, 0,96 mmol) en tetrahidrofurano (5 ml), después se añadió cloruro de aliloxicarbonilo (116 mg, 0,96 mmol). Después se añadió una solución acuosa (5 ml) de bicarbonato sódico (161 mg, 1,92 mmol) en un baño de hielo. La mezcla se agitó a temperatura ambiente durante 2 horas. Después de que se completara la reacción, la mezcla se extrajo con acetato de etilo y agua y la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (EP/AE = 4/1) para obtener (R)-(1-(2-(3-((ferc-butoxicarbonil)amino)propoxi)-5-fluorofenil)etil)carbamato de alilo (280 mg, 0,71 mmol, 74 % de rendimiento).
MS (ESI) m/z (M+1 = 397).
(9) Preparación de (R)-(1-(2-(3-aminopropoxi)-5-fluorofenil)etil)carbamato de alilo

Se disolvió (R)-(1-(2-(3-((ferc-butoxicarbonil)amino)propoxi)-5-fluorofenil)etil)carbamato de alilo (280 mg, 0,57 mmol) en TFA (3 ml) y se agitó a temperatura ambiente durante 2 horas. Después, el disolvente se eliminó con un evaporador rotatorio para obtener la sal de trifluoroacetato del (R)-(1-(2-(3-aminopropoxi)-5-fluorofenil)etil)carbamato de alilo (290 mg, 0,54 mmol, rendimiento del 96 %).
MS (ESI) m/z (M+1 = 297).
(10) Preparación de (R)-(1-(2-(3-((6-cloropirido[3,2-D]pirimidin-4-il)amino)propoxi)-5-fluorofenil)etil)carbamato de alilo

Se añadió 6-cloro-pirido[3,2-D]pirimidin-4(3H)-ona (132 mg, 0,73 mmol) a una solución de DIEPA (282 mg, 2,18 mmol) y PyBOP (454 mg, 0,87 mmol) en DMF y después se añadió la sal de trifluoroacetato del (R)-(1-(2-(3-aminopropoxi)-5-fluorofenil)etil)carbamato de alilo (280 mg, 0,73 mmol) y se agitó a temperatura ambiente durante 5 horas. La mezcla se extrajo con acetato de etilo y agua y después la fase acuosa se extrajo dos veces con acetato de etilo. Las fases orgánicas se combinaron y se secaron sobre sulfato sódico anhidro. El disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (EP/AE = 1/1) para obtener (R)-(1-(2-(3-((6-cloropirido[3,2-D]pirimidin-4-il)amino)propoxi)-5-fluorofenil)etil)carbamato de alilo (205 mg, 0,33 mmol, rendimiento del 46 %, pureza del 75 %).
MS (ESI) m/z = 460 (M+1)+.
(11) Preparación de (R)-N-(3-(2-(1-aminoetil)-4-fluorofenoxi)propil)-6-cloropirido[3,2-D]pirimidin-4-amina

Se añadió tetrakis(trifenilfosfina)paladio a una solución de (R)-(1-(2-(3-((6-cloropirido[3,2-D]pirimidin-4-il)amino)propoxi)-5-fluorofenil)etil)carbamato de alilo (205 mg, 0,33 mmol) y morfolina (291 mg, 3,34 mmol) en tetrahidrofurano (3 ml) y se agitó en atmósfera de nitrógeno a temperatura ambiente durante 16 horas. Después de que se completara la reacción, el disolvente se eliminó con un evaporador rotatorio y el residuo se purificó por MPLC de fase inversa (acetonitrilo/agua purificada) para obtener (R)-N-(3-(2-(1-aminoetil)-4-fluorofenoxi)propil)-6-cloropirido[3,2-D]pirimidin-4-amina (130 mg, 0,29 mmol, rendimiento del 88 %, pureza del 85 %).
MS (ESI) m/z = 376 (M+1)+.
(12) Preparación de (R)-6-fluoro-3-metil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.049019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano

Se añadió carbonato de cesio (104 mg, 0,32 mmol) a una solución de (R)-N-(3-(2-(1-aminoetil)-4-fluorofenoxi)propil)-6-cloropirido[3,2-D]pirimidin-4-amina (40 mg, 0,11 mmol), Sphos (8,7 mg, 21 pmol) y Pd2(dba)3 (9,75 mg, 11 pmol) en tolueno/ferc-butanol (6 ml/3 ml). La mezcla se agitó en atmósfera de nitrógeno a 110 °C durante 16 horas. Después de que se completara la reacción, el disolvente se eliminó con un evaporador rotatorio y el residuo se purificó por MPLC de fase inversa (acetonitrilo/agua purificada) para obtener (R)-6-fluoro-3-metil-10-oxa-2,14,16,18,22-pentaazatetraciclo[13.6.2.04,9019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano (2,0 mg, 5,8 umol, rendimiento del 5,4 %).
MS (ESI) m/z = 340 (M+1)+.
RMN de 1H (400 MHz, MeOD): 8 = 8,12 (s, 1H), 7,62 (d, J = 9,2 Hz, 1H), 7,14 (dd, J = 9,6, 3,2 Hz, 1H), 6,98 (d, J = 9,2 Hz, 2H), 6,84-6,89 (m, 1H), 5,70-5,76 (m, 1H), 4,49-4,56 (m, 2H), 3,69 (m, 2H), 2,18-2,33 (m, 2H), 1,50 (d, J = 7,2 Hz, 3H).
Ejemplo 18. Preparación de (R,R)-6,16-difluoro-3,13-dimetil-10-oxa-2,14,18,22-tetraazatetraciclo[13.6.2.04,9019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano.
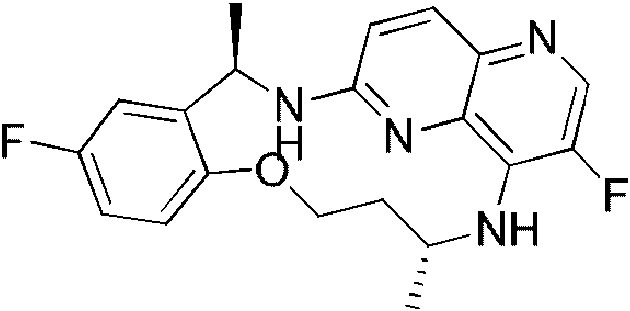
(1) Preparación de 2,8-dicloro-7-fluoro-1,5-naftiridina

Se añadió 3-fluoro-6-metoxi-1,5-diazasodio-4-fenol (0,97 g, 5 mmol) a DMF (10 ml) y después se añadió oxicloruro de fósforo (3,07 g, 20 mmol) gota a gota lentamente y se agitó a 100 °C durante 16 horas. La reacción se interrumpió y después de enfriarse a temperatura ambiente, se añadió agua. La mezcla se extrajo con acetato de etilo y la fase orgánica se recogió. El disolvente se eliminó con un evaporador rotatorio y el residuo se separó por cromatografía en columna sobre gel de sílice (PE:EA = 5:1) para obtener 2,8-dicloro-7-fluoro-1,5-naftiridina (0,74 g, 3,41 mmol, 68 % de rendimiento).
MS (ESI) m/z = 218 (M+1)+.
(2) Preparación de (R)-(1-(2-((R)-4-(2-(ferc-butoxicarbonil)amino)butoxi)-5-fluorofenil)etil)carbamato de bencilo

El mismo procedimiento que el de la etapa 7 del ejemplo 3, excepto porque se usó (R)-(1-(5-fluoro-2-fenil)etil)carbamato de bencilo (1,3 g, 4,5 mmol) en lugar de 5-fluoro-2-hidroxifenil(metil)carbamato de fenilo y se usó propilmetanosulfonato de (R)-3-((ferc-butoxicarbonil)amino) (1,8 g, 6,7 mmol) en lugar de propilmetanosulfonato de 3-((ferc-butoxicarbonil)amino), para obtener (R)-(1-(2-((R)-4-(2-(ferc-butoxicarbonil)amino)butoxi)-5-fluorofenil)etil)carbamato de bencilo (1,37 g, 2,97 mmol, 66 % de rendimiento).
MS (ESI) m/z = 461 (M+1)+.
(3) Preparación de ((R)-1-(2-((R)-3-aminobutoxi)-5-fluorofenil)etil)carbamato de bencilo

Se disolvió (R)-(1-(2-((R)-4-(2-(ferc-butoxicarbonil)amino)butoxi)-5-fluorofenil)etil)carbamato de bencilo (500 mg, 1,1 mmol) en DCM (10 ml), se añadió TFA (4 ml) y se agitó a temperatura ambiente durante 2 horas. Después, el disolvente se eliminó con un rotavapor para obtener ((R)-1-(2-((R)-3-aminobutoxi)-5-fluorofenil)etil)carbamato de bencilo (390 mg, 1,1 mmol, rendimiento del 99 %).
MS (ESI) m/z = 361 (M+1)+.
(4) Preparación de ((R)-1-(2-((R)-3-((6-cloro-3-fluoro-1,5-naftiridin-4-il)amino)butoxi)-5-fluorofenil)etil)carbamato de bencilo

Se añadió ((R)-1-(2-((R)-3-aminobutoxi)-5-fluorofenil)etil)carbamato de bencilo (209 mg, 1 mmol) a NMP (5 ml), después se le añadió DIPEA (5 ml) y se agitó a 120 °C durante 16 horas. Después el disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (EP/AE = 1/1) para obtener ((R)-1-(2-((R)-3-((6-cloro-3-fluoro-1,5-naftiridin-4-il)amino)butoxi)-5-fluorofenil)etil)carbamato de bencilo (300 mg, 0,55 mmol, rendimiento del 55 %, pureza del 75 %)
MS (ESI) m/z= 542 (M+1)+.
(5) Preparación de N-((R)-4-(2-((R)-1-aminoetil)-4-fluorofenoxi)butan-2-il)-6-cloro-3-fluoro-1,5-naftiridin-4-amina

Se disolvió ((R)-1-(2-((R)-3-((6-cloro-3-fluoro-1,5-naftiridin-4-il)amino)butoxi)-5-fluorofenil)etil)carbamato de bencilo (300 mg, 0,55 mmol) en una solución de ácido acético (4 ml), se añadió lentamente ácido bromhídrico (2 ml) gota a gota y después se agitó en atmósfera de nitrógeno a temperatura ambiente durante 3 horas. Después de que se
completara la reacción, el disolvente se eliminó con un evaporador rotatorio y el producto en bruto se lavó con éter de petróleo para obtener N-((R)-4-(2-((R)-1-aminoetil)-4-fluorofenoxi)butan-2-il)-6-cloro-3-fluoro-1,5-naftiridin-4-amina (220 mg, 0,55 mmol, rendimiento del 99 %)
MS (ESI) m/z = 407 (M+1)+.
(6) Preparación de (R,R)-6,16-difluoro-3,13-dimetil-10-oxa-2,14,18,22-tetraazatetraciclo[13.6.2.04,9019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano.

Se añadió carbonato de cesio (700 mg, 2,07 mmol) a una solución de N-((R)-4-(2-((R)-1-aminoetil)-4-fluorofenoxi)butan-2-il)-6-cloro-3-fluoro-1,5-naftiridin-4-amina (220 mg, 0,54 mmol), Sphos (22 mg, 50umol) y Sphos PdG3 (43 mg, 50 jm ol) en tolueno/ferc-butanol (3 ml/3 ml). La mezcla se agitó en atmósfera de nitrógeno a 100 °C durante 16 horas. Después de que se completara la reacción, el disolvente se eliminó con un evaporador rotatorio y el residuo se purificó por MPLC de fase inversa (acetonitrilo/agua purificada) para obtener (R,R)-6,16-difluoro-3,13-dimetil-10-oxa-2,14,18,22-tetraazatetraciclo[13.6.2.04,9.019,23]tricosan-1(22),4,6,8,15(23),16,18,20-octano (16,3 mg, 44 |jmol, rendimiento del 8,2 %).
MS (ESI) m/z = 371 (M+1)+.
RMN de 1H (400 MHz, CDCla): 8 = 8,25-8,27 (m, 1H), 8,01 (d, J = 9,0 Hz, 1H), 6,85-6,88 (m, 1H), 6,70-6,81 (m, 3H), 5,05-5,10 (m, 1H), 4,85-4,89 (m, 1H), 4,48-4,51 (m, 1H), 4,22-4,27 (m, 1H), 4,08-4,12 (m, 1H), 2,13-2,20 (m, 1H), 1,76 1,80 (m, 1H), 1,70 (d, J = 6,7 Hz, 3H), 1,40 (d, J = 6,7 Hz, 3H).
Ejemplo 19. Preparación de (6R,16R)-9,19-difluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano

(1) Preparación de 3-fluoro-4-(((R)-4-(2-((R)-1-(benciloxicarbonil)tetrahidropirrol-2-il)-4-fluorofenoxi)butil-2-il)amino)-6-cloro-1,5-dinaftiridina

Se añadieron 2-(2-((R)-3-aminobutoxi)-5-fluorofenil)tetrahidropirrol-1-carboxilato de bencil (R)-fenilo (178 mg, 0,46 mmol) y 2,8-dicloro-7-fluoro-1,5-naftiridina (100 mg, 0,46 mmol) a NMP (5 ml) y después se le añadió DlPEA (5 ml) y se agitó a 120 °C durante 16 horas. Después el disolvente se evaporó a presión reducida y el residuo se purificó por cromatografía en columna (EP/AE = 1/1) para obtener 3-fluoro-4-(((R)-4-(2-((R)-1-(benciloxicarbonil)tetrahidropirrol-2-il)-4-fluorofenoxi)butil-2-il)amino)-6-cloro-1,5-naftiridina (119 mg, 0,21 mmol, 46 % de rendimiento).
MS (ESI) m/z = 568 (M+1)+.
(2) Preparación de 6-cloro-3-fluoro-N-((R)-4-(4-fluoro-2-((R)-tetrahidropirrol-2-il)fenoxi)butil-2-il)-1,5-naftiridin-4-amina

Se disolvió 3-fluoro-4-(((R)-4-(2-((R)-1-(benciloxicarbonil)tetrahidropirrol-2-il)-4-fluorofenoxi)butil-2-il)amino)-6-doro-1,5-naftiridina (119 mg, 0,21 mmol) en solución de ácido acético (4 ml), se añadió lentamente ácido bromhídrico (2 ml) gota a gota y después se agitó a temperatura ambiente en atmósfera de nitrógeno durante 3 horas. Después de que se completara la reacción, el disolvente se eliminó con un evaporador rotatorio y el producto en bruto se lavó con éter de petróleo para obtener 6-cloro-3-fluoro-N-((R)-4-(4-fluoro-2-((R)-tetrahidropirrol-2-il)fenoxi)butil-2-il)-1,5-naftiridin-4-amina (91 mg, 0,21 mmol, rendimiento del 99 %)
MS (ESI) m/z = 433 (M+1)+.
(3) Preparación de (6R,16R)-9,19-difluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano

Se añadió carbonato de cesio (274 mg, 0,84 mmol) a una solución de 6-cloro-3-fluoro-N-((R)-4-(4-fluoro-2-((R)-tetrahidropirrol-2-il)fenoxi)butil-2-il)-1,5-naftiridin-4-amina (91 mg, 0,21 mmol), Sphos (9 mg, 21 jm ol) y Sphos PdG3 (17 mg, 21 jm ol) en tolueno/ferc-butanol (3 ml/3 ml). La mezcla se agitó en atmósfera de nitrógeno a 100 °C durante 16 horas. Después de que se completara la reacción, el disolvente se eliminó con un evaporador rotatorio y el residuo se purificó por MPLC de fase inversa (acetonitrilo/agua purificada) para obtener (6R,16R)-9,19-difluoro-16-metil-13-oxa-2,17,21,25-tetraazapentaciclo[16.6.2.02,607,12022,26]hexacosan-1(25),7,9,11,18(26),19,21,23-octano (6,7 mg, 44 |jmol, rendimiento del 8,1 %).
MS (ESI) m/z = 397 (M+1)+.
RMN de 1H (400 MHz, CDCla): 8 = 8,23 (d, J = 7,5 Hz, 1H), 7,93 (d, J = 9,0 Hz, 1H), 7,05-7,10 (m, 1H), 6,98-7,01 (m, 1H), 6,90-6,93 (m, 1H), 6,82-6,87 (m, 1H), 6,60 (d, J = 9,0 Hz, 1H), 4,50-4,65 (m, 1H), 4,30-4,39 (m, 3H), 3,88-3,97 (m, 1H), 3,35-3,42 (m, 1H), 2,35-2,42 (m, 1H), 2,14-2,20 (m, 1H), 1,99-2,05 (m, 1H), 1,87-1,91 (m, 1H), 1,70-1,76 (m, 1H), 1,47-1,54 (m, 1H), 1,00 (d, J = 6,6 Hz, 3H).
Para ilustrar el efecto de la presente invención, la presente invención proporciona los siguientes ejemplos de prueba.
Ejemplo de prueba 1. Detección de la actividad inhibidora de TRK
1. Materiales y reactivos experimentales:

2. Método experimental
Se preparó un tampón de reacción enzimática que contenía MOPS 25 mM, MgCl2 5 mM, DTT 500 pM y Tritón al 0,005 %, y después se ajustó a pH 7,5.
El compuesto de prueba se diluyó con DMSO a 200 veces la concentración final deseada y se mezcló uniformemente, después, 3 pl de la solución se transfirieron con una pipeta a 117 pl de tampón de reacción enzimática y se mezcló completamente. Después, 3 pl del tampón de reacción enzimática que contenía el compuesto de prueba se transfirieron con una pipeta a una placa de PCR de 96 pocillos. Los pocillos de control positivo y negativo se llenaron con 3 pl de tampón de reacción enzimática que contenía DMSO al 2,5 %, respectivamente. La proteína TRK se diluyó a 0,4 ng/pl con el tampón de reacción enzimática y se añadieron 6 pl de proteína TRK diluida a cada pocillo excepto al pocillo del grupo de control en blanco, en el que se añadieron 6 pl de tampón de reacción enzimática. La placa de reacción se centrifugó a 1000 rpm/min durante 1 minuto y el compuesto y TRK se preincubaron a temperatura ambiente durante 10 minutos. Se preparó una solución mixta con a Tp a una concentración de 160 pM y sustrato a una concentración de 1 pM con el tampón de reacción enzimática y se añadieron 6 pl de la solución mixta a cada pocillo de reacción. La placa de reacción se centrifugó a 1000 rpm/min durante 1 minuto y se incubó a temperatura ambiente durante 35 minutos. Después de finalizar la reacción enzimática, se añadieron a cada pocillo de reacción 15 pl de ADP-Glo. La placa de reacción se centrifugó a 1000 rpm/min durante 1 minuto y se incubó a temperatura ambiente durante 40 minutos. Después, 15 pl de la solución de reacción de cada pocillo se transfirieron a una placa de 384 pocillos y posteriormente se añadieron 15 pl de sustrato de detección a cada pocillo correspondiente de la placa de 384 pocillos. La placa de 384 pocillos se centrifugó a 1000 rpm/min durante 1 minuto y se incubó a temperatura ambiente durante 40 minutos. Después de la reacción, se utilizó un lector de microplacas para leer el valor de la señal de luminiscencia en frío en la placa de 384 pocillos.
3. Análisis de los datos
El porcentaje de viabilidad residual de cada concentración se calculó con la siguiente fórmula:
Viabilidad residual (%) =100 (Lumincompuesto-Lumincontrol blanco)/(Lumincontrol positivo-Lumincontrol blanco)
Después, para calcular el valor de CI50, GraphPad 5.0 se ajustó a la curva de efecto.
Según el método anterior se probó la actividad inhibidora de TRK de los compuestos preparados en los ejemplos. Los resultados de las pruebas se muestran en la Tabla 1, determinándose los valores de CI50 de cada compuesto según la descripción. En la Tabla 1:
"+" significa un valor de CI50 superior a 500 nM;
"++" significa un valor de CI50 inferior a 500 nM y superior a 50 nM;
"+++" significa un valor de CI50 inferior a 50 nM
NA significa que no hay datos
Tabla 1. Actividad inhibidora de los compuestos sobre TRKA

La prueba muestra que los compuestos de los ejemplos de la presente invención tienen buena actividad inhibidora de TRK y pueden utilizarse eficazmente en el tratamiento de enfermedades relacionadas con la actividad anómala de TRK.
Resumiendo, el nuevo compuesto de fórmula I divulgado en la presente invención muestra buena actividad inhibidora de TRK y proporciona una nueva opción para el tratamiento clínico de enfermedades relacionadas con la actividad anómala de TRK.
Ejemplo de prueba 2. Experimento Celular
1. Materiales y reactivos experimentales:
Líneas celulares: línea celular Ba/F3 ETV6-NTRK3-G623R, línea celular Ba/F3 LMNA-NTRK1-G595R, línea celular Ba/F3 LMNA-NTRK1-F589L (RPMI1640 medio FBS al 10 %); reactivos y material fungible: FBS (Fetus Bovine Serum, Suero Bovino Fetal) (Gb ICO, n.° de cat. 10099-141), Ensayo de Viabilidad Celular Luminiscente CellTiter-Glo® (Promega, n.° de cat. G7572), placa de paredes negras y fondo plano de 96 pocillos transparentes (Corning® n.° de cat. 3603); Instrumento: lector de microplacas multietiqueta SpectraMax, MD, 2104-0010A; incubadora con CO2, Thermo Scientific, Modelo 3100 Series; cabina de seguridad biológica, Thermo Scientific, Modelo 1300 Series A2; microscopio invertido, Olympus, CKX41SF; Frigorífico, Siemens, KK25E76TI.
2. Método experimental
Cultivo y siembra celular: (1) se recogieron células en fase de crecimiento logarítmico y se contaron utilizando un contador de placas. La viabilidad celular se detectó mediante el método de exclusión con azul de tripano para garantizar que la viabilidad celular era superior al 90 %. (2) La concentración celular se ajustó; y se añadieron 90 pl de suspensión celular a la placa de 96 pocillos. (3) Las células de la placa de 96 pocillos se incubaron durante la noche a 37 °C, con CO2 al 5 % y humedad al 95 %.
Dilución y dosificación del fármaco: 1) Se preparó un volumen de 10 veces de la solución del fármaco a la concentración más alta de 10 pM y se diluyó en serie con una dilución de 3,16 veces para producir 9 concentraciones. Se añadieron 10 pl de solución de fármaco a cada pocillo de una placa de 96 pocillos inoculada con células, por triplicado por concentración. (2) Las células de la placa de 96 pocillos añadidas con fármacos se pusieron a 37 °C, con CO2 al 5 % y humedad al 95 % para continuar el cultivo durante 72 horas, y después se realizó el análisis de CTG.
Criterio de valoración de la lectura: 1) Se descongeló el reactivo CTG y se equilibró la placa celular a temperatura ambiente durante 30 minutos. (2) Se añadió un mismo volumen de solución CTG a cada pocillo. (3) La placa se agitó en un agitador orbital durante 5 minutos para realizar el lisado de las células. (4) La placa celular se puso a temperatura ambiente durante 20 minutos para estabilizar la señal de luz fría. (5) Se leyó el valor de la luz fría.
3. Análisis de los datos
Para analizar los datos, se utilizó el programa informático GraphPad Prism 7.0 y para obtener la curva de dosis y efecto se ajustó la regresión no lineal de la curva S calculándose el valor de CI50 a partir de la misma.
Supervivencia celular (%) _ (Lumfármaco de prueba-Lumcontrol de cultivo)/(Lumcontrol celular-Lumcontrol de cultivo) x 100 %
Tabl 2. A ivi inhi i r l m m l n lín l l r m n TRKA
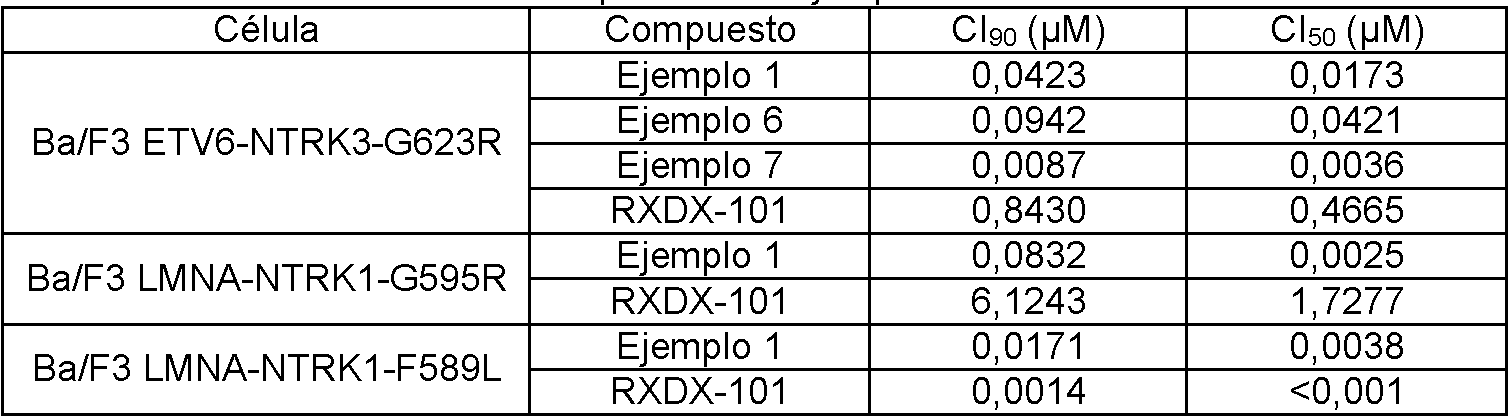
Las pruebas muestran que los compuestos de los ejemplos de la presente invención tienen un efecto inhibidor significativamente mejorado sobre el crecimiento de células mutantes TRKA en comparación con el compuesto de control positivo, y pueden utilizarse eficazmente en el tratamiento de enfermedades relacionadas con la actividad anómala de TRK.
Ejemplo de prueba 3. Prueba de eficacia del fármaco de TRKA in vivo
Prueba 1 de eficacia del fármaco: El compuesto del Ejemplo 1 inhibe el crecimiento de tumores de ratones Balb/c
lampiños (células NIH-3T3ATRKA G595R)
1. Materiales experimentales
Las células NIH-3T3 ATRKA G595R son líneas celulares policlonales transfectadas estables construidas en nuestro laboratorio basándose en la mutación de TRKA. Ratones lampiños Balb/c hembra, de 6 a 8 semanas de vida, con un peso de 18 a 22 gramos, se adquirieron en Chengdu Dashuo Experimental Animal Co., Ltd.
2. Método experimental
Se recogieron las células NIH-3T3 ATRKA G595R en fase de crecimiento logarítmico, se contaron y se ajustaron a una densidad celular adecuada. Por vía subcutánea, se inocularon 0,1 ml de suspensión celular (2x10⁶ células) en el costado derecho de cada ratón. Cuando el volumen tumoral promedio alcanzó aproximadamente 100 mm3, los ratones se dividieron aleatoriamente en grupos (m=6) para administrar el compuesto del Ejemplo 1 en disolvente PEG400: HPBCD (20 %, P/V) (3: 1).
Durante el experimento, las actividades de los animales se observaron una vez al día, los animales se pesaron antes de cada administración y tres veces por semana se midieron los diámetros largo y corto de los tumores con calibradores Vernier. Al final del experimento, todos los animales de laboratorio que sobrevivieron se sacrificaron. 3. Análisis de los datos
El volumen tumoral se calculó utilizando la fórmula: V = 0,5 (a * b2), en donde a y b representan los diámetros largo y corto del tumor, respectivamente.
Para el análisis de los gráficos, se utilizó Graph Pad Prism 6.0. Los resultados se muestran en la Figura 1.
Las pruebas muestran que los compuestos de la presente invención pueden inhibir significativamente el crecimiento de tumores en ratones, y pueden utilizarse eficazmente en el tratamiento de enfermedades relacionadas con la actividad anómala de TRK.
Prueba 2 de eficacia del fármaco: El compuesto del Ejemplo 1 inhibe el crecimiento de tumores de ratones Balb/c lampiños (células BA/F3 ETV6-NTRK3 G623R)
1. Materiales experimentales
Las células BA/F3 ETV6-NTRK3 G623R son líneas celulares policlonales transfectadas estables construidas en nuestro laboratorio basándose en la mutación de TRKA. Ratones lampiños Balb/c hembra, de 6 a 8 semanas de vida, con un peso de 18 a 22 gramos, se adquirieron en Chengdu Dashuo Experimental Animal Co., Ltd.
2. Método experimental
Se recogieron células BA/F3 ETV6-NTRK3 G623R en fase de crecimiento logarítmico, se contaron y se ajustaron a una densidad celular adecuada. Por vía subcutánea, se inocularon 0,1 ml de suspensión celular (2x10⁶ células) en el costado derecho de cada ratón. Cuando el volumen tumoral promedio alcanzó aproximadamente 100 mm3, los ratones se dividieron aleatoriamente en grupos (m=5) para administrar el compuesto del Ejemplo 1 en disolvente PEG400: HPBCD (20 %, P/V) (3: 1).
Durante el experimento, las actividades de los animales se observaron una vez al día, los animales se pesaron antes de cada administración y tres veces por semana se midieron los diámetros largo y corto de los tumores con calibradores Vernier. Al final del experimento, todos los animales de laboratorio que sobrevivieron se sacrificaron. 3. Análisis de los datos
El volumen tumoral se calculó utilizando la fórmula: V = 0,5 (a * b2), en donde a y b representan los diámetros largo y corto del tumor, respectivamente.
Para el análisis de los gráficos, se utilizó Graph Pad Prism 6.0. Los resultados se muestran en la Figura 2.
Las pruebas muestran que los compuestos de la presente invención pueden inhibir significativamente el crecimiento de tumores en ratones, y pueden utilizarse eficazmente en el tratamiento de enfermedades relacionadas con la actividad anómala de TRK.
Prueba 3 de eficacia del fármaco: El compuesto del Ejemplo 1 inhibe el crecimiento de tumores de ratones SCID (células BA/F3 ETV6-NTRK3 G623R)
1. Materiales experimentales
Las células BA/F3 ETV6-NTRK3 G623R son líneas celulares policlonales transfectadas estables construidas en nuestro laboratorio basándose en la mutación de TRKA. Ratones SCID hembra, de 6-8 semanas de vida, con un peso de 18 a 22 gramos, se adquirieron en Chengdu Dashuo Experimental Animal Co., Ltd.
2. Método experimental
Se recogieron células BA/F3 ETV6-NTRK3 G623R en fase de crecimiento logarítmico, se contaron y se ajustaron a una densidad adecuada. Por vía subcutánea, se inocularon 0,1 ml de suspensión celular (2x10⁶ células) en el costado derecho de cada ratón. Cuando el volumen tumoral promedio alcanzó aproximadamente 300 mm3, los ratones se dividieron aleatoriamente en grupos (m=5) para administrar el compuesto del Ejemplo 1 en disolvente PEG400: HPBCD (20 %, P/V) (3: 1).
Durante el experimento, las actividades de los animales se observaron una vez al día, los animales se pesaron antes de cada administración y tres veces por semana se midieron los diámetros largo y corto de los tumores con calibradores Vernier. Al final del experimento, todos los animales de laboratorio que sobrevivieron se sacrificaron. 3. Análisis de los datos
El volumen tumoral se calculó utilizando la fórmula: V = 0,5 (a x b2) en donde a y b representan los diámetros largo y corto del tumor, respectivamente.
Para el análisis de los gráficos, se utilizó Graph Pad Prism 6.0. Los resultados se muestran en la Figura 3.
Las pruebas muestran que los compuestos de la presente invención pueden inhibir significativamente el crecimiento de tumores en ratones, y pueden utilizarse eficazmente en el tratamiento de enfermedades relacionadas con la actividad anómala de TRK.
Resumiendo, el nuevo compuesto, como se muestra en la fórmula I, divulgado en la presente invención, muestra una excelente actividad inhibidora de TRK, tiene un efecto inhibidor significativo sobre el crecimiento de células mutantes TRKA, y muestra un excelente efecto inhibidor sobre el crecimiento tumoral in vivo, proporcionando así una nueva opción para el tratamiento clínico de enfermedades asociadas a una actividad anómala de TRK.
Claims (11)
1. El compuesto como se muestra en la fórmula I:

en donde
X se selecciona entre CR1 o N;
Ri se selecciona entre hidrógeno, halógeno, alquilo C1-10, alquenilo C2-10, alquinilo C2-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -CN, -NO2 , -ORa, -OC(O)Ra, -OC(O)NRaRb, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -OS(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb, -NRaC(O)ORb, -NRaC(O)NRaRb, -NRaS(O)2Rb y -NRaS(O)2NRaRb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R2 se selecciona entre hidrógeno, alquilo C1-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa y -C(O)NRaRb; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R3 se selecciona entre hidrógeno, halógeno, alquilo C1-10, alquenilo C2-10, alquinilo C2-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -CN, -NO2, -ORa, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb y -NRaC(O)Rb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc; o R2 y R3 están conectados para formar un heterociclo de 4-10 miembros; en donde el heterociclo formado está sustituido con m Rc;
R4 se selecciona entre hidrógeno, alquilo C1-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa y -C(O)NRaRb; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
el anillo A se selecciona entre un anillo de benceno, un anillo de naftaleno y un heterociclo aromático de 5-10 miembros;
n es 1, 2, 3 o 4;
R5 se selecciona independientemente entre hidrógeno, halógeno, alquilo C1-10, alquenilo C2-10, alquinilo C2-10, cicloalquilo de 3-10 miembros, heterocicloalquilo de 3-10 miembros, -CN, -NO2, -ORa, -OC(O)Ra, -OC(O)NRaRb, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -OS(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb, -NRaC(O)ORb, -NRaC(O)NRaRb, -NRaS(O)2Rb y -NRaS(O)2NRaRb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
Y se selecciona entre O, S, -NRa y -C(RaRb)-;
L se selecciona entre alquileno C1-10, alquenileno C2-10 y alquinileno C2-10; en donde el alquileno, alquenileno y alquinileno están sustituidos con m Rc;
m es independientemente 0, 1,2, 3 o 4;
Ra y Rb se seleccionan independientemente entre hidrógeno, alquilo C1-10, alquenilo C2-10, alquinilo C2-10, cicloalquilo de 3-10 miembros y heterocicloalquilo 3-10 miembros; y
Rc se selecciona independientemente entre alquilo C1-10, halógeno, -CN, -NO2 , -ORa, -OC(O)Ra, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb y -NRaS(O)2Rb
o un estereoisómero de los mismos o una sal farmacéuticamente aceptable de los mismos.
2. El compuesto de acuerdo con la reivindicación 1 o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en donde:
R1 se selecciona entre hidrógeno, halógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2, -ORa, -OC(O)Ra, -OC(O)NRaRb, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -OS(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb, -NRaC(O)ORb, -NRaC(O)NRaRb, -NRaS(O)2Rb y -NRaS(O)2NRaRb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R2 se selecciona entre hidrógeno, alquilo C1-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -S(O)2Ra y -C(O)Ra; en donde el alquilo, cicloalquilo, heterocicloalquilo están sustituidos con m Rc;
R3 se selecciona entre hidrógeno, halógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2, -ORa, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb y -NRaC(O)Rb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo, heterocicloalquilo están sustituidos con m Rc;
o R2 y R3 están conectados para formar un heterociclo de 4-8 miembros; en donde el heterociclo formado está sustituido con m Rc;
R4 se selecciona entre hidrógeno, alquilo C1-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -S(O)2Ra y -C(O)Ra; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
el anillo A se selecciona entre un anillo de benceno y un heterociclo aromático de 5-6 miembros;
n es 1, 2 o 3;
R5 se selecciona independientemente entre hidrógeno, halógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2 , -ORa, -OC(O)Ra, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb-C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb y -NRaS(O)2Rb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
L se selecciona entre alquileno C1-6, alquenileno C2-6 y alquinileno C2-6; en donde el alquileno, alquenileno y alquinileno están sustituidos con m Rc;
m es independientemente 0, 1, 2 o 3; y
Ra y Rb se seleccionan independientemente entre hidrógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros y heterocicloalquilo de 3-6 miembros.
3. El compuesto de acuerdo con la reivindicación 2 o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en donde:
R1 se selecciona entre hidrógeno, halógeno, alquilo C1-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2, -ORa, -OC(O)Ra, -OS(O)2Ra, -SRa, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb y -NRaS(O)2Rb; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R2 se selecciona entre hidrógeno, alquilo C1-6, cicloalquilo de 3-6 miembros y heterocicloalquilo 3-6 miembros; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
R3 se selecciona entre hidrógeno, halógeno, alquilo C1-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2 , -ORa, -C(O)Ra, -C(O)ORa, -C(O)NRaRb y -NRaRb; en donde el alquilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
o R2 y R3 están conectados para formar un heterociclo de 4-6 miembros; en donde el heterociclo formado está sustituido con m Rc;
R4 se selecciona entre hidrógeno, alquilo C1-6, -S(O)2Ra y -C(O)Ra; en donde el alquilo está sustituido con m Rc; n es 1 o 2;
R5 se selecciona independientemente entre hidrógeno, halógeno, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, cicloalquilo de 3-6 miembros, heterocicloalquilo de 3-6 miembros, -CN, -NO2, -ORa, -SRa, -S(O)2Ra, -S(O)2NRaRb, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb y -NRaS(O)2Rb; en donde el alquilo, alquenilo, alquinilo, cicloalquilo y heterocicloalquilo están sustituidos con m Rc;
L se selecciona entre alquileno C1-6; en donde el grupo alquileno está sustituido con m Rc; y
m es independientemente 0, 1 o 2.
4. El compuesto de acuerdo con la reivindicación 3 o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en donde:
R1 se selecciona entre hidrógeno, halógeno, alquilo C1-6, -CN, -NO2, -ORa, -C(O)Ra, -C(O)ORa, -C(O)NRaRb, -NRaRb, -NRaC(O)Rb; en donde el alquilo está sustituido con m Rc;
R2 se selecciona entre hidrógeno y alquilo C1-6; en donde el alquilo está sustituido con m Rc;
R3 se selecciona entre hidrógeno, halógeno, alquilo C1-6, -CN, -NO2, -ORa y -NRaRb; en donde el alquilo está sustituido con m Rc;
o R2 y R3 están conectados para formar un heterociclo de 5 miembros; en donde el heterociclo formado está sustituido con m Rc;
R4 se selecciona entre hidrógeno y alquilo C1-6; en donde el alquilo está sustituido con m Rc; el anillo A se selecciona entre un anillo de benceno y un anillo de piridina;
R5 se selecciona independientemente entre hidrógeno, halógeno, alquilo C1-6, -CN, -NO2 , -ORa y -NRaRb; en donde el alquilo está sustituido con m Rc;
Ra y Rb se seleccionan independientemente entre hidrógeno y alquilo C1-6; y
Rc se selecciona independientemente entre alquilo C1-6, halógeno, -CN, -NO2 , -ORa y -NRaRb.
5. El compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 4 o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en donde el compuesto como se muestra en la fórmula I, o un estereoisómero del mismo, o una sal farmacéuticamente aceptable se muestra en la fórmula II:

en donde
X se selecciona entre CR1 o N;
Ri se selecciona entre hidrógeno, halógeno, -CN, -C(O)Ra, -C(O)ORa y -C(O)NRaRb;
el anillo A se selecciona entre un anillo de benceno, un anillo de naftaleno y un heterociclo aromático de 5-10 miembros;
n es 1,2, 3 o 4;
R5 se selecciona independientemente entre hidrógeno y halógeno;
Y se selecciona entre O, -NRa- y -C (RaRb)-;
Ra y Rb se seleccionan independientemente entre hidrógeno y alquilo C1-10;
L se selecciona entre alquileno C1-10; en donde el alquileno está sustituido con m Ra;
r es 0, 1,2, 3 o 4; y
m es 0, 1,2, 3 o 4.
6. El compuesto de acuerdo con la reivindicación 5 o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en donde el compuesto como se muestra en la fórmula II, o un estereoisómero del mismo, o una sal farmacéuticamente aceptable del mismo es:
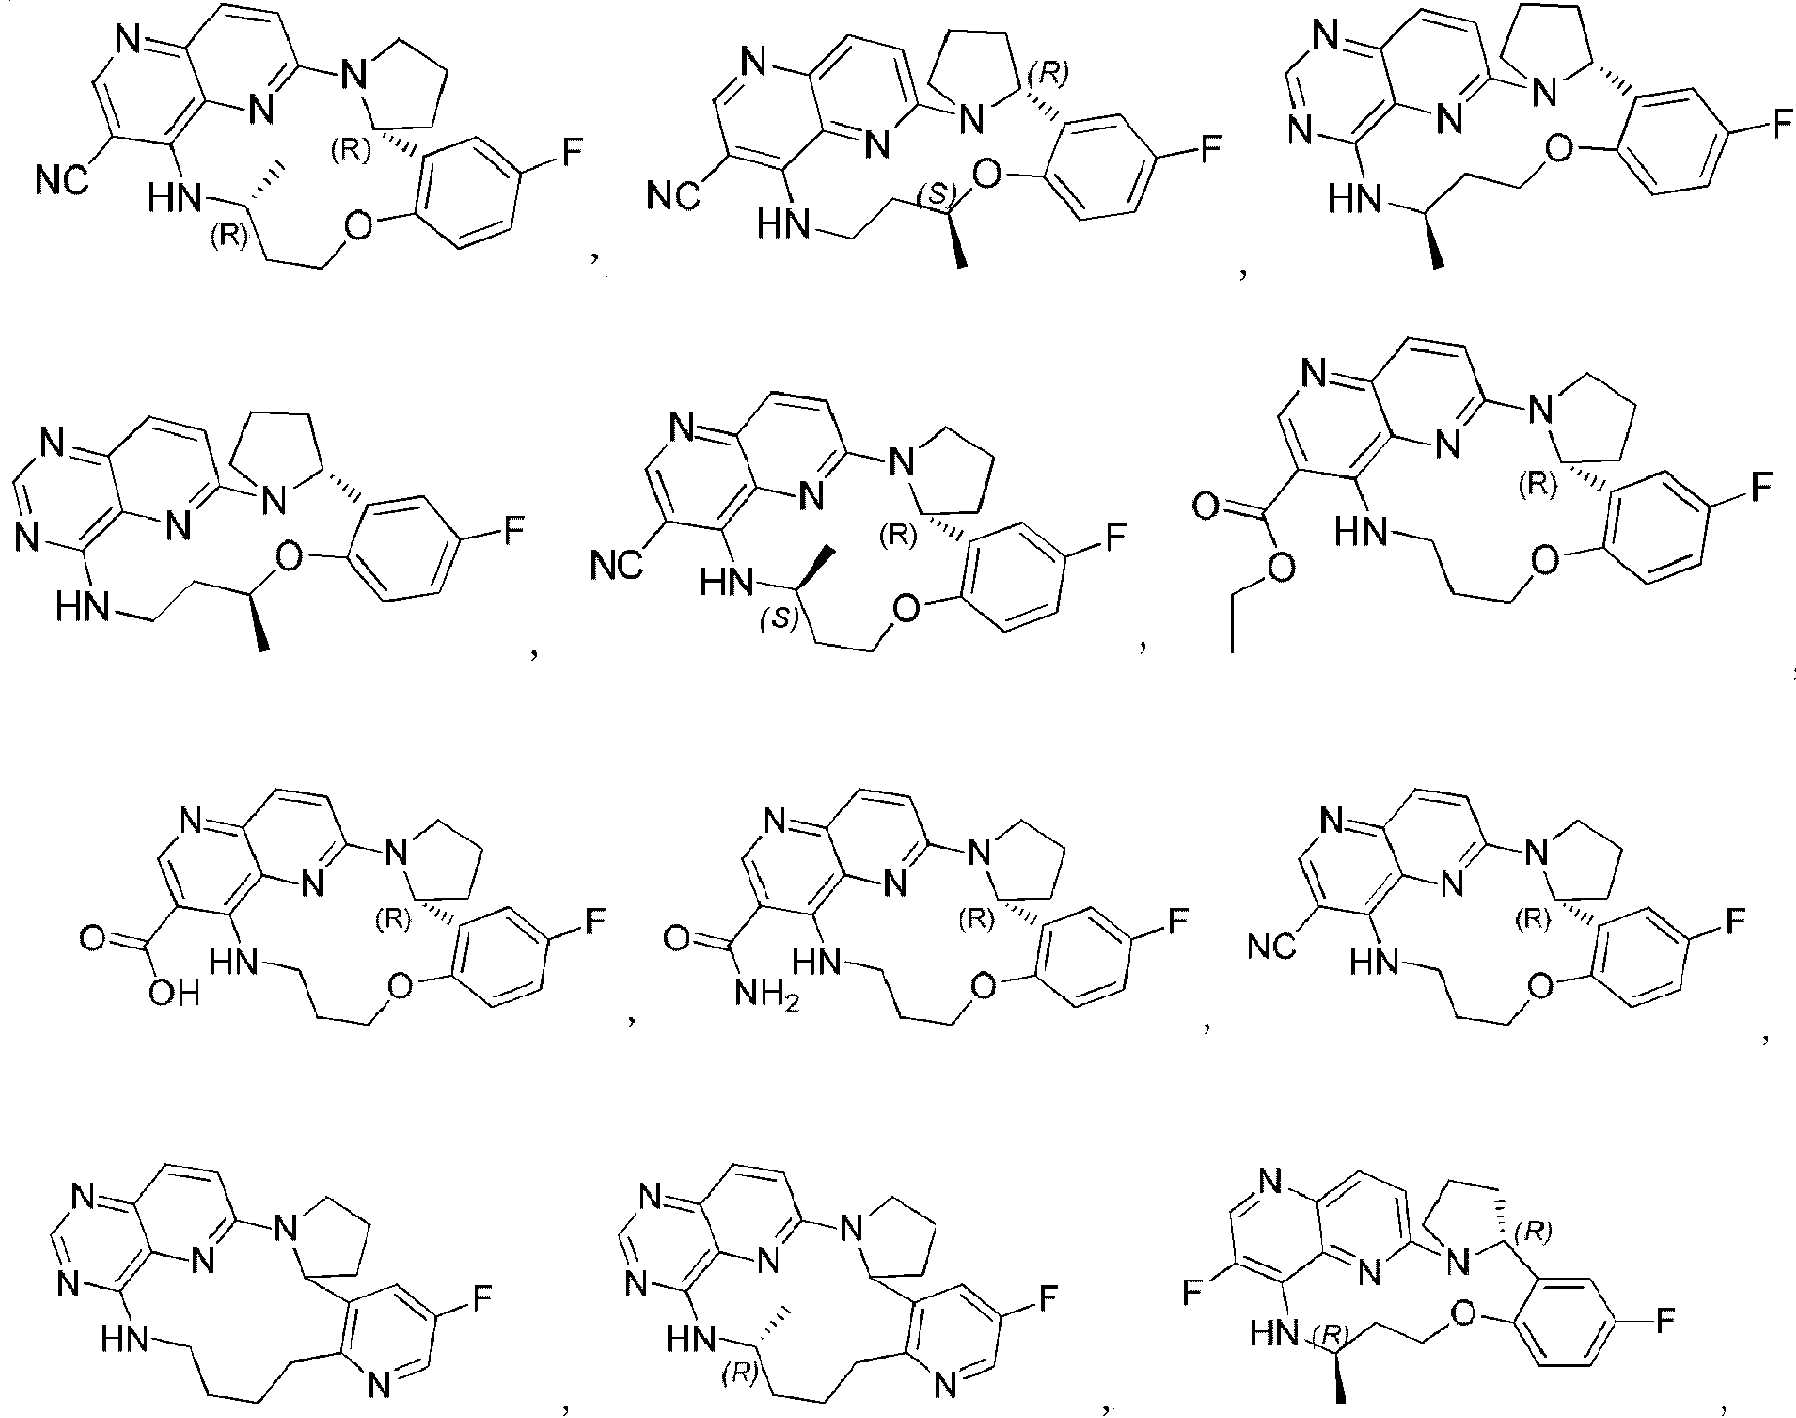

7. El compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 4 o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en donde el compuesto como se muestra en la fórmula I, o un estereoisómero del mismo, o una sal farmacéuticamente aceptable se muestra en la fórmula III:

en donde
X se selecciona entre CR1 o N;
R1 se selecciona entre halógeno y -CN;
el anillo A se selecciona entre un anillo de benceno y un anillo de naftaleno;
n es 1, 2, 3 o 4;
R5 se selecciona independientemente entre hidrógeno y halógeno;
Y se selecciona entre O y -NRa-;
Ra se selecciona entre hidrógeno y alquilo C1-10;
L se selecciona entre alquileno C-m 0; en donde el alquileno está sustituido con m Re; y
m es 0, 1,2, 3 o 4.
8. El compuesto de acuerdo con la reivindicación 7 o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo, en donde el compuesto como se muestra en la fórmula III, o un estereoisómero del mismo, o una sal farmacéuticamente aceptable del mismo es:


9. El compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 8 o un estereoisómero del mismo o una sal farmacéuticamente aceptable del mismo para su uso en el tratamiento de enfermedades neurodegenerativas, dolor crónico, dolor agudo, cánceres o enfermedades inflamatorias.
10. El compuesto para su uso de acuerdo con la reivindicación 9, en donde la enfermedad es esclerosis múltiple, enfermedad de Parkinson, enfermedad de Alzheimer, dolor inflamatorio, dolor neuropático, dolor quirúrgico, neurocitoma, melanoma, cáncer de mama, cáncer de estómago, asma, enfermedad inflamatoria del intestino o dermatitis específica.
11. Un medicamento, que es una formulación, preparado a partir del compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 8, o un estereoisómero del mismo, o una sal farmacéuticamente aceptable del mismo, junto con un material auxiliar farmacéuticamente aceptable.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| CN201810341398 | 2018-04-18 | ||
| PCT/CN2019/083086 WO2019201282A1 (zh) | 2018-04-18 | 2019-04-17 | 一种大环类激酶抑制剂 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2925578T3 true ES2925578T3 (es) | 2022-10-18 |
Family
ID=68239243
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES19788896T Active ES2925578T3 (es) | 2018-04-18 | 2019-04-17 | Inhibidor de cinasas macrocíclico |
Country Status (10)
| Country | Link |
|---|---|
| US (1) | US11584759B2 (es) |
| EP (1) | EP3783000B1 (es) |
| JP (1) | JP7094438B2 (es) |
| KR (1) | KR102621272B1 (es) |
| CN (1) | CN110386945B (es) |
| AU (1) | AU2019254979B2 (es) |
| CA (1) | CA3099493C (es) |
| DK (1) | DK3783000T3 (es) |
| ES (1) | ES2925578T3 (es) |
| WO (1) | WO2019201282A1 (es) |
Families Citing this family (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| TWI808958B (zh) | 2017-01-25 | 2023-07-21 | 美商特普醫葯公司 | 涉及二芳基巨環化合物之組合療法 |
| PT3658148T (pt) | 2017-07-28 | 2024-08-26 | Turning Point Therapeutics Inc | Compostos macrocíclicos e utilizações dos mesmos |
| RS63787B1 (sr) | 2017-12-19 | 2022-12-30 | Turning Point Therapeutics Inc | Makrociklična jedinjenja za lečenje bolesti |
| CN111171020A (zh) * | 2018-11-13 | 2020-05-19 | 上海轶诺药业有限公司 | 一类六元并六元杂环化合物及其作为蛋白受体激酶抑制剂的用途 |
| CN113004305B (zh) * | 2019-12-19 | 2024-04-09 | 赛诺哈勃药业(成都)有限公司 | 大环化合物及其制备方法和用途 |
| CN111875620B (zh) * | 2020-09-28 | 2020-12-11 | 上海美迪西生物医药股份有限公司 | 吡唑并嘧啶类大环衍生物及其应用 |
| CN113355651A (zh) * | 2021-05-19 | 2021-09-07 | 湖北省黄麦岭磷化工有限责任公司 | 无水氟化铝的气相制备方法 |
| CN113754657B (zh) | 2021-09-22 | 2023-01-17 | 广州白云山医药集团股份有限公司白云山制药总厂 | 大环类化合物的晶型及其制备方法和应用 |
| EP4511128A1 (en) * | 2022-04-20 | 2025-02-26 | Kumquat Biosciences Inc. | Macrocyclic heterocycles and uses thereof |
| CN116570570A (zh) * | 2023-05-10 | 2023-08-11 | 广州白云山医药集团股份有限公司白云山制药总厂 | 一种含有大环类化合物的药物组合物及其制备方法和应用 |
Family Cites Families (9)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2005045124A (ja) * | 2003-07-24 | 2005-02-17 | Sony Corp | ステンシルマスク、荷電粒子照射装置及び方法 |
| ATE391129T1 (de) | 2003-12-18 | 2008-04-15 | Janssen Pharmaceutica Nv | Pyrido- und pyrimidopyrimidinderivate als anti- proliferative mittel |
| AU2004298448B2 (en) * | 2003-12-18 | 2010-09-09 | Janssen Pharmaceutica N.V. | Pyrido- and pyrimidopyrimidine derivatives as anti- proliferative agents |
| US8765727B2 (en) * | 2009-01-23 | 2014-07-01 | Incyte Corporation | Macrocyclic compounds and their use as kinase inhibitors |
| WO2012125668A1 (en) * | 2011-03-17 | 2012-09-20 | Merck Sharp & Dohme Corp. | TrkA KINASE INHIBITORS, COMPOSITIONS AND METHODS THEREOF |
| CN102757448B (zh) | 2011-04-26 | 2016-04-06 | 中南大学 | 大环类激酶抑制剂化合物、制备方法及其作为药物的应用 |
| EP2994471B1 (en) | 2013-05-06 | 2017-05-17 | Merck Patent GmbH | Macrocycles as kinase inhibitors |
| RU2732405C2 (ru) | 2015-07-02 | 2020-09-16 | Тёрнинг Поинт Терапьютикс, Инк. | Хиральные диарильные макроциклы в качестве модуляторов протеинкиназ |
| CN111171020A (zh) | 2018-11-13 | 2020-05-19 | 上海轶诺药业有限公司 | 一类六元并六元杂环化合物及其作为蛋白受体激酶抑制剂的用途 |
-
2019
- 2019-04-17 US US17/048,604 patent/US11584759B2/en active Active
- 2019-04-17 JP JP2021506030A patent/JP7094438B2/ja active Active
- 2019-04-17 AU AU2019254979A patent/AU2019254979B2/en active Active
- 2019-04-17 WO PCT/CN2019/083086 patent/WO2019201282A1/zh not_active Ceased
- 2019-04-17 EP EP19788896.9A patent/EP3783000B1/en active Active
- 2019-04-17 KR KR1020207033016A patent/KR102621272B1/ko active Active
- 2019-04-17 ES ES19788896T patent/ES2925578T3/es active Active
- 2019-04-17 CA CA3099493A patent/CA3099493C/en active Active
- 2019-04-17 DK DK19788896.9T patent/DK3783000T3/da active
- 2019-04-17 CN CN201910309761.8A patent/CN110386945B/zh active Active
Also Published As
| Publication number | Publication date |
|---|---|
| JP7094438B2 (ja) | 2022-07-01 |
| EP3783000A4 (en) | 2021-04-21 |
| EP3783000A1 (en) | 2021-02-24 |
| EP3783000B1 (en) | 2022-07-06 |
| AU2019254979B2 (en) | 2021-08-12 |
| CN110386945A (zh) | 2019-10-29 |
| AU2019254979A1 (en) | 2020-11-26 |
| CA3099493C (en) | 2023-08-22 |
| CA3099493A1 (en) | 2019-10-24 |
| CN110386945B (zh) | 2021-09-28 |
| WO2019201282A1 (zh) | 2019-10-24 |
| JP2021517914A (ja) | 2021-07-29 |
| DK3783000T3 (da) | 2022-08-01 |
| KR102621272B1 (ko) | 2024-01-05 |
| US20210147443A1 (en) | 2021-05-20 |
| KR20210018223A (ko) | 2021-02-17 |
| US11584759B2 (en) | 2023-02-21 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| KR102621272B1 (ko) | 거대고리 키나아제 억제제 | |
| WO2021088458A1 (en) | Kras mutant protein inhibitor | |
| ES2669581T7 (es) | Compuestos de pirazolo[1,5-a]pirimidina como inhibidores de TRK quinasa | |
| EP4592296A1 (en) | Novel tetraheterocycle compound | |
| ES2628418T3 (es) | Compuestos macrocíclicos como inhibidores de la TRK cinasa | |
| US20230242552A1 (en) | Nitrogen-Containing Heterocyclic Compound, Preparation Method Therefor and Use Thereof | |
| AU2024287940A1 (en) | Compound and use thereof as anti-cancer drug | |
| TWI828712B (zh) | 作為trk抑制劑的雜環化合物 | |
| CN109956957A (zh) | 一种咪唑并[1,2-b]哒嗪大环类激酶抑制剂 | |
| TW202530233A (zh) | 嘧啶並噻喃酮kras突變蛋白抑制劑的製備及其應用 | |
| CN116157401B (zh) | 杂环类衍生物及其制备方法和用途 | |
| WO2022206724A1 (zh) | 杂环类衍生物及其制备方法和用途 | |
| WO2019076336A1 (zh) | 含吡唑基的三并环类衍生物、其制备方法和应用 | |
| US11267815B2 (en) | Class of amino-substituted nitrogen-containing fused ring compounds, preparation method therefor, and use thereof | |
| CN119585275A (zh) | 恢复p53突变功能的化合物及其应用 | |
| CN109422737A (zh) | 咪唑酮类雄激素受体拮抗剂、其制备方法和用途 | |
| JP2021534122A (ja) | 脱ユビキチン化酵素usp25及びusp28の阻害 | |
| JP2022503943A (ja) | Flt3およびaxlの阻害剤としての3,9-ジアザスピロ[5,5]ウンデカン系化合物 | |
| CN102421779B (zh) | 二氢喋啶酮类衍生物、其制备方法及其在医药上的应用 | |
| CN105732643A (zh) | 一种偶联物、其制备方法及在制备ido酶抑制剂和非甾体抗炎药物中的应用 | |
| WO2018205916A1 (zh) | Fgfr4抑制剂及其制备与应用 | |
| TW202543600A (zh) | 作為GSPTs/CK1α雙靶降解劑的取代雜環類化合物 | |
| US12583856B2 (en) | Inhibitors of protein kinase A | |
| CN118684666A (zh) | Kif18a抑制剂及其用途 | |
| CN111704610A (zh) | 一类吡咯酰胺并吡啶酮类化合物、制备方法和用途 |