ES2927041T3 - Compuestos de carbamoilpiridona tricíclicos con puente y su uso farmacéutico - Google Patents
Compuestos de carbamoilpiridona tricíclicos con puente y su uso farmacéutico Download PDFInfo
- Publication number
- ES2927041T3 ES2927041T3 ES20719849T ES20719849T ES2927041T3 ES 2927041 T3 ES2927041 T3 ES 2927041T3 ES 20719849 T ES20719849 T ES 20719849T ES 20719849 T ES20719849 T ES 20719849T ES 2927041 T3 ES2927041 T3 ES 2927041T3
- Authority
- ES
- Spain
- Prior art keywords
- hiv
- compound
- pharmaceutically acceptable
- inhibitors
- acceptable salt
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/12—Antivirals
- A61P31/14—Antivirals for RNA viruses
- A61P31/18—Antivirals for RNA viruses for HIV
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/12—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains three hetero rings
- C07D498/18—Bridged systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/4995—Pyrazines or piperazines forming part of bridged ring systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/04—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/12—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains three hetero rings
- C07D471/18—Bridged systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/12—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains three hetero rings
- C07D471/20—Spiro-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/22—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed systems contains four or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/08—Bridged systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/02—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains two hetero rings
- C07D491/06—Peri-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D495/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms
- C07D495/22—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms in which the condensed system contains four or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains two hetero rings
- C07D498/08—Bridged systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/22—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains four or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D513/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00
- C07D513/12—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00 in which the condensed system contains three hetero rings
- C07D513/18—Bridged systems
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Virology (AREA)
- Veterinary Medicine (AREA)
- Medicinal Chemistry (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Pharmacology & Pharmacy (AREA)
- General Chemical & Material Sciences (AREA)
- AIDS & HIV (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Oncology (AREA)
- Communicable Diseases (AREA)
- Tropical Medicine & Parasitology (AREA)
- Molecular Biology (AREA)
- Epidemiology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Oxygen Or Sulfur (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
Se describen compuestos para usar en el tratamiento o la prevención de la infección por el virus de la inmunodeficiencia humana (VIH). Los compuestos tienen la siguiente fórmula (I): incluyendo estereoisómeros y sales farmacéuticamente aceptables de los mismos, en donde R1, R2, L, W1, W2, X, Y y Z son como se definen aquí. También se describen métodos asociados con la preparación y el uso de dichos compuestos, así como composiciones farmacéuticas que comprenden dichos compuestos. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Compuestos de carbamoilpiridona tricíclicos con puente y su uso farmacéutico
ANTECEDENTES
Campo
[0001] Se describen compuestos, composiciones y métodos que pueden usarse para tratar o prevenir la infección por el virus de la inmunodeficiencia humana (VIH). En particular, se describen nuevos compuestos de carbamoilpiridona tricíclica con puente y métodos para su preparación y uso como agentes terapéuticos o profilácticos.
Descripción de la técnica relacionada
[0002] La infección por el virus de la inmunodeficiencia humana y las enfermedades relacionadas son un importante problema de salud pública en todo el mundo. El virus de la inmunodeficiencia humana codifica tres enzimas necesarias para la replicación viral: transcriptasa inversa, proteasa e integrasa. Aunque los fármacos dirigidos a la transcriptasa inversa y la proteasa se utilizan ampliamente y han demostrado su eficacia, especialmente cuando se emplean en combinación, la toxicidad y el desarrollo de cepas resistentes pueden limitar su utilidad (Palella, et al. N. Engl. J Med. (1998) 338: 853-860; Richman, DD Nature (2001) 410:995-1001). En consecuencia, existe la necesidad de nuevos agentes que inhiban la replicación del VIH.
[0003] Un objetivo de la terapia antirretroviral es lograr la supresión viral en el paciente infectado por VIH. Las pautas de tratamiento actuales publicadas por el Departamento de Salud y Servicios Humanos de los Estados Unidos establecen que el logro de la supresión viral requiere el uso de terapias combinadas, p. ej., varios medicamentos de al menos dos o más clases de medicamentos (Panel sobre pautas antirretrovirales para adultos y adolescentes. Pautas para el uso de agentes antirretrovirales en adultos y adolescentes que viven con VIH. Departamento de Salud y Servicios Humanos. Disponible en http:/ /www.aidsinfo.nih.gov/ContentFiles/AdultandAdolescentGL.pdf Consultado el 12 de febrero de 2019). Además, las decisiones sobre el tratamiento de pacientes infectados por el VIH se complican cuando el paciente requiere tratamiento para otras condiciones médicas (Id. en F-8). Debido a que el estándar de atención requiere el uso de múltiples medicamentos diferentes para suprimir el VIH, así como para tratar otras afecciones que el paciente pueda estar experimentando, el potencial de interacción farmacológica es un criterio para la selección de un régimen farmacológico. Como tal, existe la necesidad de terapias antirretrovirales que tengan un menor potencial de interacciones farmacológicas.
[0004] Además, se sabe que el virus del VIH muta en sujetos infectados (Tang, et al. Drugs (2012) 72 (9) e1-e25). Debido a la propensión del virus del VIH a mutar, existe la necesidad de que los fármacos anti-VIH sean efectivos contra una variedad de variantes conocidas del VIH (Hurt, et al. HIV/AIDS CID (2014) 58, 423-431).
[0005] Para ciertos pacientes, por ejemplo, aquellos con acceso difícil o limitado a la atención médica, la adherencia al tratamiento oral diario o los regímenes profilácticos puede ser un desafío. Los fármacos que ofrecen propiedades farmacéuticas favorables (p. ej., potencia mejorada, farmacocinética de acción prolongada, baja solubilidad, bajo aclaramiento y/u otras propiedades) se prestan a una administración menos frecuente y brindan un mejor cumplimiento por parte del paciente. Tales mejoras pueden, a su vez, optimizar la exposición a los medicamentos y limitar la aparición de resistencia a los medicamentos.
[0006] El documento WO 2016/161382 A1 describe compuestos para usar en el tratamiento de la infección por inmunodeficiencia humana (VIH). También se describen métodos asociados con la preparación y el uso de dichos compuestos, así como composiciones farmacéuticas que comprenden dichos compuestos.
[0007] El documento WO 2016/09198 A1 describe compuestos heterocíclicos espirocíclicos y sus sales farmacéuticamente aceptables. También se describen composiciones que comprenden al menos un compuesto de heterociclo espirocíclico y métodos para usar los compuestos de heterociclo espirocíclico para tratar o prevenir la infección por VIH en un sujeto.
[0008] El documento WO 2014/100323 A1 describe compuestos para usar en el tratamiento de la infección por el virus de la inmunodeficiencia humana (VIH), incluidos los estereoisómeros y sus sales farmacéuticamente aceptables. También se describen métodos asociados con la preparación y el uso de dichos compuestos, así como composiciones farmacéuticas que comprenden dichos compuestos.
[0009] El documento WO 2014/200880 A1 describe derivados de heterociclo tricíclicos fusionados de fórmula y sales farmacéuticamente aceptables de los mismos. También se describen composiciones que comprenden al menos un Derivado de heterociclo tricíclico fusionado y métodos de uso de Derivados de heterociclo tricíclico fusionado para tratar o prevenir la infección por VIH en un sujeto.
RESUMEN
[0010] La presente divulgación está dirigida a nuevos compuestos que tienen actividad antiviral y sales farmacéuticamente aceptables de los mismos. En algunas formas de realización, los compuestos pueden usarse para tratar infecciones por VIH, para inhibir la actividad de la integrasa del VIH y/o para reducir la replicación del VIH. En algunas formas de realización, los compuestos descritos en el presente documento pueden ser eficaces frente a una gama de mutantes de VIH resistentes a fármacos conocidos. En algunas formas de realización, los compuestos descritos en el presente documento pueden tener una menor propensión a provocar interacciones farmacológicas cuando se administran conjuntamente con otros fármacos. En algunas formas de realización, los compuestos descritos en el presente documento pueden administrarse con una frecuencia inferior a la diaria, por ejemplo, a intervalos semanales, mensuales o más prolongados.
[0011] Se proporcionan compuestos que tienen la siguiente fórmula (I) o sus sales farmacéuticamente aceptables:

en el que
R1 es H o arilo C6-10, en el que el arilo C6-10 está opcionalmente sustituido con uno a cuatro RA1, en el que cada RA1 es independientemente halo, alquilo C1-6, haloalquilo C1-4, ciano, -O-alquilo C1-4 o C1-4alquil-O-alquilo C1-4; R2 es H, alquilo C1-6 o haloalquilo C1-4;
L es -CR3aR3b-, -C(O), -SO2-, -CH2-CH2- o -N(Ra)-;
W1 es un enlace o -CR4aR4b-;
W2 es -CR5aR5b-, -CR5aR5bCR5cR5d-, -CR6a=CR6b-, -N(R7), -O-, -S(O)n-, -C(O), -C(O)O-, -C(O)NH-, -CR5aR5b-N(R7), -CR5aR5b-O-, -CR5aR5b-S(O)n-, -CR5aR5b-C(O), -CR5aR5b-C(O)O-, -CR5aR5b-OC(O), -CR5aR5b-C(O)nH-, o -CR5aR5b-NHC(O)-;
X es un enlace o -CR8b-;
Y es -C(O)nH- o Q, donde Q es

Z es -CR9aR9b-, -CR9aR9bCR9cR9d-, o -CR10a=CR10b-;
R3a y R3b son independientemente H, alquilo C1-6, haloalquilo C1.4 o -O-alquilo C1.4; u opcionalmente:
R3a y R3b junto con el átomo de carbono al que están unidos forman un anillo espiro saturado o parcialmente insaturado de 3 a 7 miembros que contiene de 0 a 2 heteroátomos seleccionados de N, O y S, donde el anillo espiro es opcionalmente sustituido con uno a tres RA2, en el que cada RA2 es
independientemente halo, alquilo C1-4 o haloalquilo C1-4;
R4a y R4b son independientemente H, alquilo C1-6, haloalquilo C1-4 o halo;
R5a, R5b, R5c y R5d son independientemente H, alquilo C1-6, haloalquilo C1-4, halo, hidroxilo, ciano, -O alquilo C1-4 o alquilen C1-4-O-alquilo C1-4; u opcionalmente:
R5a y R5b o R5c y R5d junto con el átomo de carbono al que están unidos forman un anillo espiro saturado o parcialmente insaturado de 3 a 7 miembros que contiene de 0 a 2 heteroátomos seleccionados entre N, O y S, en el que el anillo espiro está opcionalmente sustituido con uno a tres RA3, en el que cada RA3 es independientemente halo, alquilo C1-4 o haloalquilo C1-4; o
R5a y R5c o R5b y R5d junto con los átomos de carbono a los que está unido cada uno forman un anillo condensado saturado o parcialmente insaturado de 3 a 7 miembros que contiene 0 heteroátomos o 1 heteroátomo seleccionado entre N, O y S, en el que el condensado el anillo está opcionalmente sustituido con uno a tres RA3, en el que cada RA3 es independientemente halo, alquilo C1-4 o haloalquilo C1-4;
cada R6a y R6b es independientemente H, halo, haloalquilo C1-4 o alquilo C1-6; opcionalmente:
R6a y R6b junto con los átomos de carbono a los que está unido cada uno forman un anillo fusionado parcialmente insaturado de 5 a 10 miembros que contiene 0 heteroátomos o 1 heteroátomo seleccionado entre N, O y S, o un anillo condensado de 5 a 10 miembros anillo aromático condensado, o un anillo heteroaromático condensado de 5 a 10 miembros que contiene 1 a 2 heteroátomos seleccionados de N, O y S, en el que el anillo condensado parcialmente insaturado, el anillo aromático condensado o el anillo heteroaromático condensado está opcionalmente sustituido con uno a cuatro RA4, en el que cada RA4 es independientemente halo o alquilo C1-4;
R7 es H, alquilo C1-6, haloalquilo C1-4, C(O)Rc o SO2Rc;
cada uno de R8a y R8b es independientemente H, hidroxilo, -O-alquilo C1-4, alquilen C1-4-O-alquilo C1-4, alquilo C1-6, haloalquilo C1-4, ciano o halo; u opcionalmente:
R8a y R8b junto con el átomo de carbono al que están unidos forman un anillo espiro saturado o parcialmente insaturado de 3 a 7 miembros que contiene de 0 a 2 heteroátomos seleccionados de N, O y S, donde el anillo espiro es opcionalmente sustituido con uno a cuatro RA5, en el que cada RA5 es independientemente halo, alquilo C1-4 o haloalquilo C1-4; u opcionalmente:
R8a es H, hidroxilo, -O-alquilo C1-4, alquilen C1-4-O-alquilo C1-4, alquilo C1-6, haloalquilo C1-4, ciano o halo; y
R8b y uno de R5a, R5b, R5c, R5d y R7 junto con los átomos a los que cada uno está unido forman un anillo fusionado saturado o parcialmente insaturado de 3 a 7 miembros que contiene de 0 a 2 heteroátomos seleccionados de N, O y S, en el que el anillo fusionado está opcionalmente sustituido con uno a cuatro RA5, en el que cada RA5 es independientemente halo o alquilo C1-4; o
R8b y R2 junto con los átomos de carbono a los que está unido cada uno forman un anillo condensado saturado o parcialmente insaturado de 3 a 7 miembros que contiene de 0 a 2 heteroátomos seleccionados entre N, O y S, en el que el anillo condensado está opcionalmente sustituido con uno a cuatro RA5, en los que cada RA5 es independientemente halo o alquilo C1-4;
cada uno de R9a, R9b, R9c y R9d es independientemente H, alquilo C1-6, haloalquilo C1-4 o halo; u opcionalmente:
R9a y R9b o R9c y R9d junto con el átomo de carbono al que están unidos forman un anillo espiro de 3 a 7 miembros saturado o parcialmente insaturado que contiene de 0 a 2 heteroátomos seleccionados de N, O y S, donde el el anillo espiro está opcionalmente sustituido con uno a tres RA6, en el que cada RA6 es independientemente halo, alquilo C1-4 o haloalquilo C1-4; o R9a y R9c o R9b y R9d junto con los átomos de carbono a los que está unido cada uno forman un anillo condensado saturado o parcialmente insaturado de 3 a 7 miembros que contiene 0 heteroátomos o 1 heteroátomo seleccionado entre N, O y S, en el que el condensado el anillo está opcionalmente sustituido con uno a tres RA6, en el que cada RA6 es independientemente
halo, alquilo C1-4 o haloalquilo C1-4; o
uno de R9a, R9b, R9c y R9d y uno de R4a, R4b, R5a, R5b y R7 junto con los átomos a los que está unido cada uno forman un anillo condensado saturado o parcialmente insaturado de 3 a 7 miembros que contiene de 0 a 2 heteroátomos seleccionados de N, O y S, en los que el anillo fusionado está opcionalmente sustituido con uno a cuatro RA6, en los que cada RA6 es independientemente halo o alquilo C1-4;
R10a y R10b son independientemente H, halo, haloalquilo C1-4 o alquilo C1-6; u opcionalmente:
R10a y R10b junto con los átomos de carbono a los que está unido cada uno forman un anillo fusionado parcialmente insaturado de 5 a 10 miembros que contiene 0 heteroátomos o 1 heteroátomo seleccionado de N, O y S, o un 5 a 10- anillo aromático condensado de miembros, o un anillo heteroaromático condensado de 5 a 10 miembros que contiene de 1 a 2 heteroátomos seleccionados de N, O y S, en el que el anillo condensado parcialmente insaturado, el anillo aromático condensado o el anillo heteroaromático condensado está opcionalmente sustituido con uno a cuatro RA7, en los que cada RA7 es independientemente halo o alquilo C1-4;
Ra es independientemente H, alquilo C1-6, haloalquilo C1-6, C(O)Rc o SO2Rc;
Rb es H o alquilo C1-4;
Rc es alquilo C1-4 o -O-alquilo C1-4; y
cada n es 0, 1o 2.
[0012] Las reivindicaciones adjuntas se refieren a un compuesto de Fórmula (I) que tiene la fórmula

o una de sus sales farmacéuticamente aceptables.
[0013] En formas de realización particulares, el compuesto de fórmula (I) tiene la fórmula

0 una de sus sales farmacéuticamente aceptables.
[0014] En un aspecto, se proporciona una composición farmacéutica que comprende una cantidad terapéuticamente eficaz de un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, y un excipiente farmacéuticamente aceptable.
[0015] En otra forma de realización , un kit o un artículo de fabricación que comprende un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, e instrucciones de uso.
[0016] En otra forma de realización , un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo para usar en un método para tratar una infección por VIH en un ser humano que tiene o en riesgo de tener la infección, mediante la administración al ser humano de una cantidad terapéuticamente eficaz del compuesto de la
reivindicación 1 o una sal farmacéuticamente aceptable del mismo, o la composición farmacéutica de un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo.
[0017] En otra forma de realización , se proporciona un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, para uso en terapia médica.
[0018] En otra forma de realización , un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, para usar en el tratamiento de un VIH Se proporciona infecciones.
[0019] En otra forma de realización , se proporciona un compuesto de la reivindicación 1 para uso en terapia. En particular, un compuesto de la reivindicación 1 o una de sus sales farmacéuticamente aceptables para usar en un método para tratar la proliferación del virus del VIH, tratar el SIDA o retrasar la aparición de los síntomas del SIDA o ARC en un mamífero (p. ej., un humano), que comprende administrar al mamífero el compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, y un excipiente farmacéuticamente aceptable.
[0020] En otra forma de realización , una composición que comprende un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, y un excipiente farmacéuticamente aceptable, para usar en un método para tratar la proliferación del virus VIH, tratar el SIDA o retrasar la aparición de Se proporcionan síntomas de SIDA o ARC en un mamífero (p. ej., un ser humano).
[0021] En otra forma de realización , un kit o un artículo de fabricación que comprende una composición eficaz para tratar o prevenir una infección por VIH; y se proporciona material de envasado que comprende una etiqueta que indica que la composición se puede utilizar para tratar o prevenir la infección por VIH. Las composiciones ejemplares comprenden un compuesto de la reivindicación 1 como se describe en el presente documento o una sal farmacéuticamente aceptable del mismo.
[0022] En todavía otra forma de realización , se proporciona un compuesto de la reivindicación 1 o una sal del mismo para usar en un método para inhibir la replicación del VIH. El método comprende exponer el virus a una cantidad eficaz del compuesto de la reivindicación 1 o una de sus sales, en condiciones en las que se inhibe la replicación del VIH.
[0023] En otra forma de realización , se proporciona un compuesto de la reivindicación 1 para uso en la inhibición de la actividad de la enzima integrasa del VIH.
[0024] En otra forma de realización , se proporciona un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo para usar en la inhibición de la actividad de la enzima integrasa del VIH.
[0025] En otra forma de realización , se proporciona un compuesto de la reivindicación 1 o una sal del mismo, para uso en la inhibición de la replicación del VIH.
[0026] En otra forma de realización , se proporciona el uso de un compuesto de la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, como herramienta de investigación.
[0027] Otras formas de realización, objetos, características y ventajas pueden establecerse en la descripción detallada de las formas de realización que sigue, y en parte pueden ser evidentes a partir de la descripción, o pueden aprenderse por la práctica, de las formas de realización reivindicadas. Estos objetos y ventajas pueden realizarse y lograrse mediante los procesos y composiciones particularmente señalados en la descripción y reivindicaciones de los mismos. El Resumen anterior se ha realizado con el entendimiento de que se debe considerar como una sinopsis breve y general de algunas de las formas de realización divulgadas en este documento, se proporciona para beneficio y conveniencia del lector, y no pretende limitar de ninguna manera la alcance al que tienen derecho legalmente las reivindicaciones adjuntas.
DESCRIPCIÓN DETALLADA
[0028] En la siguiente descripción, se exponen ciertos detalles específicos con el fin de proporcionar una comprensión completa de las diversas formas de realización descritas en el presente documento. Sin embargo, un experto en la materia comprenderá que las formas de realización descritas en el presente documento pueden practicarse sin estos detalles. La siguiente descripción de varias formas de realización se realiza con el entendimiento de que la presente descripción debe considerarse como un ejemplo del objeto reivindicado, y no pretende limitar las reivindicaciones adjuntas a las formas de realización específicas ilustradas. Los encabezados utilizados a lo largo de esta divulgación se proporcionan únicamente por conveniencia y no deben interpretarse como una limitación de las reivindicaciones de ninguna manera. Las formas de realización ilustradas bajo cualquier encabezamiento pueden combinarse con formas de realización ilustradas bajo cualquier otro encabezamiento.
Definiciones
[0029] A menos que el contexto requiera lo contrario, a lo largo de la presente divulgación y reivindicaciones, la palabra "comprende" y sus variaciones, como "comprende" y "que comprende" deben interpretarse en un sentido abierto e inclusivo, es decir, como "incluyendo pero no limitado a".
[0030] La referencia a lo largo de esta especificación a "una forma de realización " o "una forma de realización " significa que una característica, estructura o característica particular descrita en relación con la realización se incluye en al menos una forma de realización descrita en el presente documento. Por lo tanto, las apariciones de las frases "en una forma de realización " o "en una forma de realización " en varios lugares a lo largo de esta memoria descriptiva no necesariamente se refieren todas a la misma realización. Además, las características, estructuras o características particulares pueden combinarse de cualquier manera adecuada en una o más realizaciones.
[0031] "Amino" se refiere al radical -NH2.
[0032] "Hidroxi" o "hidroxilo" se refiere al radical -OH.
[0033] "Oxo" se refiere al sustituyente =O.
[0034] Un prefijo como "Cu-v" o (Cu-Cv) indica que el siguiente grupo tiene de u a v átomos de carbono. Por ejemplo, "alquilo C1-6" indica que el grupo alquilo tiene de 1 a 6 átomos de carbono.
[0035] "Alquilo" se refiere a un radical hidrocarburo de cadena lineal o ramificada que consta de átomos de carbono e hidrógeno, que está saturado, que tiene de uno a doce átomos de carbono (alquilo C1-12), en ciertas formas de realización de uno a ocho átomos de carbono (alquilo C1-8) o de uno a seis átomos de carbono (alquilo C1-6), o de uno a cuatro átomos de carbono (alquilo C1-4), y que está unido al resto de la molécula por un enlace sencillo, por ejemplo, metilo, etilo, n-propilo, 1-metiletilo (/so-propilo), n-butilo, 1-metilpropilo (sec-butilo), 2-metilpropilo (iso-butilo), 1,1-dimetiletilo (t-butilo), n-pentilo, hexilo, 3-metilhexilo, 2-metilhexilo y similares.
[0036] "Alquileno" se refiere a un radical hidrocarbonado saturado, ramificado o de cadena lineal o cíclico que tiene dos centros radicales monovalentes derivados de la eliminación de dos átomos de hidrógeno del mismo o dos átomos de carbono diferentes de un alcano original. Por ejemplo, un grupo alquileno puede tener de 1 a 12 átomos de carbono, de 1 a 10 átomos de carbono, de 1 a 6 átomos de carbono o de 1 a 4 átomos. Los radicales alquileno típicos incluyen, entre otros, metileno (-CH2-), 1,1 etilo (-CH(CHa)-), 1,2-etilo (-CH2CH2-), 1,1-propilo (-CH(CH2CHa)-), 1,2-propilo (-CH2CH(CHa)-), 1,3-propilo (-CH2CH2CH2-), 1,4-butilo (-CH2CH2CH2CH2-) y similares.
[0037] "Arilo" o "anillo aromático" se refiere a un grupo carbocíclico aromático que tiene un solo anillo (p. ej., monocíclico) o múltiples anillos (p. ej., bicíclicos o tricíclicos) que incluyen sistemas fusionados. Como se usa aquí, el arilo tiene de 6 a 20 átomos de carbono en el anillo (es decir, arilo C6-20), de 6 a 12 átomos de carbono en el anillo (es decir, arilo C6-12), de 6 a 10 átomos de carbono en el anillo (es decir, arilo C6-10), o de 5 a 10 átomos de carbono en el anillo (es decir, arilo C5-10). Los ejemplos de grupos arilo incluyen, pero no se limitan a, fenilo, naftilo, fluorenilo y antrilo.
[0038] "Ciano" o "carbonitrilo" se refiere al grupo -CN.
[0039] "Anillo carbocíclico" se refiere a un anillo de hidrocarburo no aromático que consta de átomos de carbono e hidrógeno, que tiene de tres a quince átomos de carbono, en ciertas formas de realización que tiene de tres a diez átomos de carbono o de tres a siete átomos de carbono, y que está saturado o parcialmente insaturado y unido al resto de la molécula por un enlace simple. Los anillos carbocíclicos incluyen, por ejemplo, ciclopropano, ciclobutano, ciclopentano, ciclopenteno, ciclohexano, ciclohexeno, 1,3-ciclohexadieno, 1,4-ciclohexadieno, cicloheptano, ciclohepteno y ciclooctano.
[0040] "Fusionado" se refiere a una estructura anular carbocíclica, heterocíclica, aromática o heteroaromática descrita en el presente documento que está conectada a una estructura anular existente en los compuestos descritos en el presente documento a través de dos átomos adyacentes que son compartidos por la estructura anular fusionada y el anillo existente. estructura. Por ejemplo, los compuestos bicíclicos representados a continuación incorporan ciclopropano fusionado (es decir, un anillo de ciclopropano fusionado con un anillo de ciclohexano), una pirrolidina fusionada (es decir, un anillo de pirrolidina fusionado con un anillo de benceno) y tiofeno fusionado (es decir, un anillo de tieno fusionado a un anillo de furano), respectivamente:

[0041] "Espiro" o "espirocíclico" se refiere a una estructura de anillo carbocíclico o heterocíclico descrita en este documento que está conectada a una estructura de anillo existente en los compuestos descritos en este documento a través de un solo átomo que es compartido por el estructura de anillo espiro y la estructura de anillo existente. Por ejemplo, los siguientes compuestos bicíclicos incorporan espirociclopropano (es decir, un anillo de ciclopropano que es
espirocíclico a un anillo de ciclohexano), espiro 1,3-ditiolano (es decir, un anillo de 1,3-ditiolano que es espirocíclico a un anillo de cicloheptano), y espirociclopenteno (es decir, un anillo de ciclopenteno que es espirocíclico a un anillo de ciclohexeno), respectivamente:

[0042] “Halo" o "halógeno" se refiere a bromo, cloro, flúor o yodo.
[0043] "Haloalquilo" se refiere a un grupo alquilo, como se define anteriormente, que está sustituido con uno o más radicales halo, como se define anteriormente, por ejemplo, trifluorometilo, difluorometilo, triclorometilo, 2,2,2-trifluoroetilo, 1,2- difluoroetilo, 3-bromo-2-fluoropropilo, 1,2-dibromoetilo y similares.
[0044] "Anillo heteroaromático" se refiere a un grupo aromático que tiene un solo anillo, múltiples anillos o múltiples anillos condensados, con uno o más heteroátomos en el anillo (p. ej., 1 a 3 heteroátomos en el anillo, 1 a 2 heteroátomos en el anillo o 1 anillo heteroátomo) seleccionado independientemente de nitrógeno, oxígeno y azufre. Como se usa aquí, heteroarilo incluye de 5 a 20 átomos en el anillo (anillo heteroaromático de 5 a 20 miembros), de 5 a 12 átomos en el anillo (anillo heteroaromático de 5 a 12 miembros), de 5 a 10 átomos en el anillo (anillo heteroaromático de 5 a 10 miembros) o de 5 a 6 átomos en el anillo (anillo heteroaromático de 5 a 6 miembros). Los ejemplos de grupos heteroarilo incluyen pirimidinilo, purinilo, piridilo, piridazinilo, benzotiazolilo y pirazolilo.
[0045] "Heterociclilo" o "anillo heterocíclico" se refiere a un radical o anillo no aromático que tiene de tres a quince átomos donde de uno a seis átomos son heteroátomos seleccionados del grupo que consiste en nitrógeno, oxígeno y azufre y unidos al resto de la molécula por un enlace simple. En ciertas formas de realización, "heterociclilo" tiene de tres a diez átomos, donde de uno a cuatro átomos son heteroátomos seleccionados del grupo que consiste en nitrógeno, oxígeno y azufre, o de tres a siete átomos, donde de uno a dos átomos son heteroátomos seleccionados del grupo formado por nitrógeno, oxígeno y azufre. Los átomos de nitrógeno, carbono o azufre en el heterociclilo pueden oxidarse opcionalmente; el átomo de nitrógeno puede estar opcionalmente cuaternizado. Como se usa aquí, "heterociclilo" o "anillo heterocíclico" se refiere a anillos que están saturados a menos que se indique lo contrario, por ejemplo, en algunas formas de realización "heterociclilo" o "anillo heterocíclico" se refiere a anillos que están saturados o parcialmente saturados cuando se especifica. Ejemplos de tal heterociclilo incluyen, pero no se limitan a, dioxolanilo, imidazolidinilo, isotiazolidinilo, isoxazolidinilo, morfolinilo, 2-oxopiperazinilo, 2-oxopiperidinilo, 2-oxopirrolidinilo, oxazolidinilo, piperidinilo, piperazinilo, 4-piperidinilo, pirrolidinilo, pirazolidinilo, tiazolidinilo, tetrahidrofuranilo, tritianilo, tetrahidropiranilo, tiomorfolinilo, tiamorfolinilo, 1-oxo-tiomorfolinilo y 1,1-dioxo-tiomorfolinilo.
[0046] Las formas de realización descritas en el presente documento también pretenden abarcar todos los compuestos farmacéuticamente aceptables de fórmula I que se marcan isotópicamente al tener uno o más átomos reemplazados por un átomo que tiene una masa atómica o número de masa diferente. Los ejemplos de isótopos que se pueden incorporar en los compuestos descritos incluyen isótopos de hidrógeno, carbono, nitrógeno, oxígeno, fósforo, flúor, cloro y yodo, como 2H, 3H, 11C, 13C, 14C, 13N, 15N, 15O, 17O, 18O, 31P, 32P, 35S, 18F, 36Cl, 123l y 125l, respectivamente. En determinadas formas de realización, estos compuestos radiomarcados son útiles para ayudar a determinar o medir la eficacia de los compuestos, caracterizando, por ejemplo, el sitio o el modo de acción, o la afinidad de unión al sitio de acción farmacológicamente importante. Ciertos compuestos de fórmula I marcados con isótopos, por ejemplo, aquellos que incorporan un isótopo radiactivo, son útiles en estudios de distribución de fármacos y/o sustratos en tejidos. Los isótopos radiactivos tritio, es decir, 3H, y carbono-14, es decir, 14C, son particularmente útiles para este propósito en vista de su facilidad de incorporación y sus rápidos medios de detección.
[0047] En ciertas formas de realización, la sustitución con isótopos más pesados como el deuterio, es decir, 2H, puede proporcionar ciertas ventajas terapéuticas que resultan de una mayor estabilidad metabólica. Por ejemplo, la vida media in vivo puede aumentar o los requisitos de dosificación pueden reducirse. Por lo tanto, en algunas circunstancias pueden preferirse isótopos más pesados.
[0048] La sustitución con isótopos emisores de positrones, tales como 11C, 18F, 15O y 13N, puede ser útil en estudios de topografía por emisión de positrones (TEP) para examinar la ocupación del receptor del sustrato. Los compuestos de fórmula I marcados con isótopos se pueden preparar mediante técnicas conocidas por los expertos en la materia o mediante procesos análogos a los descritos en los ejemplos que se establecen a continuación utilizando un reactivo marcado con isótopos apropiado en lugar del reactivo no marcado empleado anteriormente.
[0049] Los métodos, composiciones, kits y artículos de fabricación proporcionados en el presente documento usan o incluyen compuestos (p. ej., un compuesto de fórmula I) o sus sales farmacéuticamente aceptables, en los que de 1 a n
átomos de hidrógeno unidos a un átomo de carbono puede ser reemplazado por un átomo de deuterio o D, en el que n es el número de átomos de hidrógeno en la molécula. Como se sabe en la técnica, el átomo de deuterio es un isótopo no radiactivo del átomo de hidrógeno. Dichos compuestos aumentan la resistencia al metabolismo y, por lo tanto, son útiles para aumentar la vida media de los compuestos o sus sales farmacéuticamente aceptables, cuando se administran a un mamífero. Véase, por ejemplo, Foster, "Deuterium Isotope Effects in Studies of Drug Metabolism", Trends Pharmacol. Sci., 5(12):524-527 (1984). Dichos compuestos se pueden sintetizar por medios conocidos en la técnica, por ejemplo, empleando materiales de partida en los que uno o más átomos de hidrógeno han sido reemplazados por deuterio.
[0050] Las formas de realización descritas en el presente documento también pretenden abarcar los productos metabólicos in vivo de los compuestos descritos. Dichos productos pueden resultar, por ejemplo, de la oxidación, reducción, hidrólisis, amidación, esterificación y similares del compuesto administrado, principalmente debido a procesos enzimáticos. Por consiguiente, las formas de realización descritas en el presente documento incluyen compuestos producidos mediante un proceso que comprende la administración de un compuesto de acuerdo con las formas de realización descritas en el presente documento a un mamífero durante un período de tiempo suficiente para producir un producto metabólico del mismo. Dichos productos se identifican normalmente mediante la administración de un compuesto radiomarcado de acuerdo con las formas de realización descritas en el presente documento en una dosis detectable a un animal, como rata, ratón, conejillo de Indias, mono o ser humano, dejando suficiente tiempo para que se produzca el metabolismo y aislando su productos de conversión de la orina, sangre u otras muestras biológicas.
[0051] "Mamífero" incluye humanos y animales domésticos como animales de laboratorio y mascotas domésticas (p. ej., gatos, perros, cerdos, vacas, ovejas, cabras, caballos, conejos) y animales no domésticos como animales silvestres y similares.
[0052] "Opcional" u "opcionalmente" significa que el evento o las circunstancias descritos posteriormente pueden ocurrir o no, y que la descripción incluye instancias en las que dicho evento o circunstancia ocurre y instancias en las que no ocurre. Por ejemplo, "heterociclilo opcionalmente sustituido" significa que el radical heterociclilo puede estar sustituido o no y que la descripción incluye tanto radicales heterociclilo sustituidos como radicales heterociclilo que no tienen sustitución.
[0053] "Excipiente farmacéuticamente aceptable" incluye, entre otros, cualquier adyuvante, vehículo, excipiente, deslizante, agente edulcorante, diluyente, conservante, tinte/colorante, potenciador del sabor, tensioactivo, agente humectante, agente dispersante, agente de suspensión, estabilizador, agente isotónico, disolvente, emulsionante u otra sustancia farmacológicamente inactiva que se formula en combinación con un ingrediente farmacológicamente activo de una composición farmacéutica y es compatible con los demás ingredientes de la formulación y adecuado para su uso en seres humanos o animales domésticos sin toxicidad indebida, irritación, respuesta alérgica, y similares.
[0054] Los ejemplos de "sales farmacéuticamente aceptables" de los compuestos descritos en el presente incluyen sales derivadas de una base apropiada, como un metal alcalino (p. ej., sodio), un metal alcalinotérreo (p. ej., magnesio), amonio y NX4+ (donde X es alquilo C1-4). Las sales farmacéuticamente aceptables de un átomo de nitrógeno o un grupo amino incluyen, por ejemplo, sales de ácidos carboxílicos orgánicos tales como acético, trifluoroacético, adípico, ascórbico, aspártico, butírico, alcanfórico, cinámico, cítrico, diglucónico, glutámico, glicólico, glicerofosfórico, fórmico, hexanoico, benzoico, láctico, fumárico, tartárico, maleico, hidroximaleico, malónico, málico, mandélico, isetiónico, lactobiónico, nicotínico, oxálico, pamoico, pectínico, fenilacético, 3-fenilpropiónico, piválico, propiónico, pirúvico, salicílico, esteárico, sulfanílico ácidos tartárico, undecanoico y succínico; ácidos sulfónicos orgánicos, tales como ácidos metanosulfónico, etanosulfónico, canforsulfónico, mesitilenosulfónico, bencenosulfónico, p-toluenosulfónico, naftalenosulfónico y 2-naftalenosulfónico; y ácidos inorgánicos, tales como los ácidos clorhídrico, bromhídrico, sulfúrico, fosfórico, nítrico y sulfámico. Las sales farmacéuticamente aceptables de un compuesto de un grupo hidroxi incluyen el anión de dicho compuesto en combinación con un catión adecuado como Na+ y NX4+ (donde X se selecciona independientemente de H o un grupo alquilo C1-4).
[0055] Para uso terapéutico, las sales de los ingredientes activos de los compuestos descritos en el presente documento serán típicamente farmacéuticamente aceptables, es decir, serán sales derivadas de un ácido o base fisiológicamente aceptable. Sin embargo, las sales de ácidos o bases que no son farmacéuticamente aceptables también pueden encontrar uso, por ejemplo, en la preparación o purificación de un compuesto de fórmula I u otro compuesto de las formas de realización descritas en este documento. Todas las sales, derivadas o no de un ácido o base fisiológicamente aceptable, están dentro del alcance de las formas de realización descritas en el presente documento.
[0056] Las sales metálicas normalmente se preparan haciendo reaccionar el hidróxido metálico con un compuesto de acuerdo con las formas de realización descritas en el presente documento. Ejemplos de sales metálicas que se preparan de esta manera son sales que contienen Li+, Na+ y K+. Una sal de metal menos soluble se puede precipitar de la solución de una sal más soluble mediante la adición del compuesto de metal adecuado.
[0057] Además, las sales se pueden formar a partir de la adición ácida de ciertos ácidos orgánicos e inorgánicos, por ejemplo, HCl, HBr, H2SO4, H3PO4 o ácidos sulfónicos orgánicos, a centros básicos, típicamente aminas. Finalmente, debe entenderse que las composiciones del presente documento comprenden compuestos descritos en el presente documento en su forma no ionizada, así como también en su forma zwitteriónica.
[0058] Una "composición farmacéutica" se refiere a una formulación de un compuesto de las formas de realización descritas en el presente documento y un medio generalmente aceptado en la técnica para la administración del compuesto biológicamente activo a mamíferos, por ejemplo, seres humanos. Dicho medio incluye todos los excipientes farmacéuticamente aceptables.
[0059] "Cantidad efectiva" o "cantidad terapéuticamente efectiva" se refiere a una cantidad de un compuesto de acuerdo con las formas de realización descritas en el presente documento, que cuando se administra a un paciente que lo necesita, es suficiente para efectuar el tratamiento de estados de enfermedad, afecciones o trastornos descritos en este documento. Tal cantidad sería suficiente para provocar la respuesta biológica o médica de un sistema tisular, o del paciente buscado por un investigador o clínico. La cantidad de un compuesto según las formas de realización descritas en el presente documento que constituye una cantidad terapéuticamente eficaz variará dependiendo de factores tales como el compuesto y su actividad biológica, la composición utilizada para la administración, el momento de la administración, la vía de administración, la tasa de excreción del compuesto, la duración del tratamiento, el tipo de estado de enfermedad o trastorno que se está tratando y su gravedad, los fármacos usados en combinación, o de manera coincidente, con los compuestos de las formas de realización descritas en el presente documento, y la edad, el peso corporal, la salud, sexo y dieta del paciente. Una cantidad terapéuticamente eficaz de este tipo puede ser determinada por un experto normal en la técnica teniendo en cuenta su propio conocimiento, el estado de la técnica y esta descripción.
[0060] Los términos "tratar" y "tratamiento" como se usan en el presente documento pretenden significar la administración de un compuesto o composición de acuerdo con las presentes realizaciones descritas en el presente documento para aliviar o eliminar uno o más síntomas de la infección por VIH y/o para reducir la infección viral. carga en un paciente. En ciertas formas de realización, los términos "tratar" y "tratamiento" también abarcan la administración de un compuesto o composición según las presentes realizaciones descritas en el presente documento después de la exposición del individuo al virus pero antes de la aparición de los síntomas de la enfermedad, y/ o antes de la detección del virus en la sangre, para prevenir la aparición de síntomas de la enfermedad y/o para evitar que el virus alcance niveles detectables en la sangre, y la administración de un compuesto o composición según las presentes realizaciones divulgadas presente para prevenir la transmisión perinatal del VIH de la madre al bebé, mediante la administración a la madre antes del parto y al niño durante los primeros días de vida. Los términos "tratar" y "tratamiento" también abarcan la administración de un compuesto o composición de acuerdo con las presentes realizaciones descritas en el presente documento antes de la exposición del individuo al virus (también llamada profilaxis previa a la exposición o PrEP), para prevenir la infección por VIH. afianzarse si el individuo está expuesto al virus y/o para evitar que el virus establezca una infección permanente y/o para prevenir la aparición de síntomas de la enfermedad y/o para evitar que el virus alcance niveles detectables en la sangre. Los términos "tratar" y "tratamiento" también abarcan la administración de un compuesto o composición de acuerdo con las presentes realizaciones descritas en este documento tanto antes como después de la exposición del individuo al virus.
[0061] Como se usa en el presente documento, los términos "prevenir" y "prevención" se refieren a la administración de un compuesto, composición o sal farmacéutica de acuerdo con la presente descripción antes o después de la exposición del ser humano al virus pero antes de la aparición. de los síntomas de la enfermedad, y/o previo a la detección del virus en sangre. Los términos también se refieren a la prevención de la aparición de síntomas de la enfermedad y/oa evitar que el virus alcance niveles detectables en la sangre. Los términos incluyen profilaxis previa a la exposición (PrEP), así como profilaxis posterior a la exposición (PEP) y profilaxis impulsada por eventos o "a pedido". Los términos también se refieren a la prevención de la transmisión perinatal del VIH de la madre al bebé, por administración a la madre antes del parto y al niño dentro de los primeros días de vida. Los términos también se refieren a la prevención de la transmisión del VIH a través de transfusiones de sangre.
[0062] El término "agente antiviral", como se usa en el presente documento, pretende significar un agente (compuesto o biológico) que es eficaz para inhibir la formación y/o replicación de un virus en un ser humano, incluidos, entre otros, agentes que interfieren con mecanismos del huésped o virales necesarios para la formación y/o replicación de un virus en un ser humano.
[0063] El término "inhibidor de la replicación del VIH" como se usa en el presente documento pretende significar un agente capaz de reducir o eliminar la capacidad del VIH para replicarse en una célula huésped, ya sea in vitro, ex vivo o in vivo.
[0064] Los compuestos de las formas de realización descritas en el presente documento, o sus sales farmacéuticamente aceptables, pueden contener uno o más centros asimétricos y, por lo tanto, pueden dar lugar a enantiómeros, diastereómeros y otras formas estereoisómeras que pueden definirse, en términos de estereoquímica absoluta, como (R)-o (S)-o, como (D)-o (L)-para aminoácidos. La presente descripción pretende incluir todos los posibles isómeros, así como sus formas racémicas, escalémicas y ópticamente puras. Los isómeros (+) y (-), (R) y (S), o (D) y (L)-ópticamente activos se pueden preparar usando sintones quirales o reactivos quirales, o se pueden resolver usando métodos tales como cromatografía y fraccionamiento. cristalización. Las técnicas para la preparación/aislamiento de enantiómeros individuales incluyen la síntesis quiral a partir de un precursor ópticamente puro adecuado o la resolución del racemato (o el racemato de una sal o derivado) usando, por ejemplo, cromatografía líquida de alta presión (HPLC) quiral. Cuando los compuestos descritos en el presente documento contienen dobles enlaces olefínicos u otros centros de asimetría geométrica, ya menos que se especifique lo contrario, se pretende que los compuestos incluyan isómeros geométricos tanto E como Z.
Asimismo, también se pretende incluir todas las formas tautoméricas.
[0065] Un "estereoisómero" se refiere a un compuesto formado por los mismos átomos unidos por los mismos enlaces pero que tienen diferentes estructuras tridimensionales, que no son intercambiables. La presente descripción contempla varios estereoisómeros y mezclas de los mismos e incluye "enantiómeros", que se refiere a dos estereoisómeros cuyas moléculas son imágenes especulares no superponibles entre sí. En cualquiera de las formas de realización descritas en el presente documento, los compuestos descritos en el presente documento pueden estar en forma de un estereoisómero de los mismos.
[0066] "Parcialmente insaturado" se refiere a un grupo cíclico que contiene al menos un doble enlace pero no es aromático.
Compuestos
[0067] En el presente documento se proporcionan compuestos que funcionan como agentes anti-VIH, composiciones farmacéuticas que comprenden dichos compuestos opcionalmente en combinación con uno o más (p. ej., dos, tres o cuatro) agentes terapéuticos adicionales, y métodos para usar dichos compuestos y composiciones. Todas las formas de realización de compuestos descritas en el presente documento incluyen cualquier sal, estereoisómero o mezcla de estereoisómeros farmacéuticamente aceptable de los mismos.
[0068] En la invención tal como se define en las reivindicaciones, el compuesto es un compuesto de fórmula (I) que tiene la fórmula

o una de sus sales farmacéuticamente aceptables.
[0069] En formas de realización particulares, el compuesto de fórmula (I) tiene la fórmula

0 una de sus sales farmacéuticamente aceptables.
Composiciones farmacéuticas
[0070] En otra forma de realización , se proporcionan composiciones farmacéuticas que comprenden un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, y un excipiente farmacéuticamente aceptable.
[0071] En algunas formas de realización, las composiciones farmacéuticas comprenden además uno, dos, tres o cuatro agentes terapéuticos adicionales. En ciertas formas de realización, el agente o agentes terapéuticos adicionales son agentes anti-VIH. En formas de realización particulares, el agente o agentes terapéuticos adicionales son inhibidores de la proteasa del VIH, inhibidores no nucleósidos o no nucleótidos de la transcriptasa inversa del VIH, inhibidores nucleósidos o nucleótidos del VIH de la transcriptasa inversa, inhibidores de la cápside del VIH, inhibidores de gp41, inhibidores de CXCR4, inhibidores de gp120, Inhibidores de CCR5, agentes que revierten la latencia, inhibidores de la polimerización de la cápside, bNAb de VIH, agonistas de TLR7, potenciadores farmacocinéticos, otros fármacos para tratar el VIH o combinaciones de los mismos. En una forma de realización , el agente o agentes terapéuticos adicionales son abacavir, tenofovir alafenamida, tenofovir disoproxilo, N-((S/)-1-(3-(4-cloro-3-(metilsulfonamido)-1-(2,2,2 -trifluoroetil)-1 H-indazol-7-il)-6-(3-metil-3-(metilsulfonil)but-1 -in-1-il)piridin-2-il)-2-(3,5-difluorofenil)etil)-2-((3bS,4aR^-5,5-difluoro-3-(trifluorometil)-3b,4,4a,5-tetrahidro-1H-ciclopropa[3,4]ciclopenta[1,2-c]pirazol-1-il)acetamida, o una de sus sales farmacéuticamente aceptable.
Kits y artículos de fabricación
[0072] En algunas formas de realización, la presente divulgación se refiere a un kit que comprende un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo. En una forma de realización , el kit puede comprender uno, dos, tres o cuatro agentes terapéuticos adicionales como se describe anteriormente. El kit puede comprender además instrucciones de uso, por ejemplo, para inhibir una integrasa de VIH, como para usar en el tratamiento de una infección por VIH o SIDA, o como herramienta de investigación. Las instrucciones de uso son generalmente instrucciones escritas, aunque también son aceptables los medios de almacenamiento electrónico (p. ej., disquete magnético o disco óptico) que contienen instrucciones.
[0073] En algunas formas de realización, la presente divulgación también se refiere a un kit farmacéutico que comprende uno o más recipientes que comprenden un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo. Asociado opcionalmente con dicho(s) contenedor(es) puede haber un aviso en la forma prescrita por una agencia gubernamental que regula la fabricación, uso o venta de productos farmacéuticos, aviso que refleja la aprobación de la agencia para la fabricación, uso o venta para administración humana. Cada componente (si hay más de un componente) se puede empaquetar en contenedores separados o algunos componentes se pueden combinar en un solo contenedor donde lo permitan la reactividad cruzada y la vida útil. Los kits pueden estar en formas de dosificación unitaria, envases a granel (p. ej., envases multidosis) o dosis de subunidades. Los kits también pueden incluir dosis unitarias múltiples de los compuestos e instrucciones de uso y estar envasados en cantidades suficientes para el almacenamiento y uso en farmacias (p. ej., farmacias de hospitales y farmacias de compuestos).
[0074] En algunas formas de realización, aquí se describen artículos de fabricación que comprenden una dosificación unitaria de un compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, en un envase adecuado para usar en los métodos descritos en este documento. Los envases adecuados son conocidos en la técnica e incluyen, por ejemplo, viales, recipientes, ampollas, botellas, tarros, envases flexibles y similares. Un artículo de fabricación puede además esterilizarse y/o sellarse.
Métodos de tratamiento
[0075] En una forma de realización , un compuesto de Fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, para usar en métodos de tratamiento de un VIH (p. ej., VIH-1 y/o o VIH-2) infección en un ser humano que tiene o está en riesgo de tener la infección que comprende administrar al ser humano una cantidad terapéuticamente eficaz del compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables.
[0076] En algunas formas de realización, los métodos comprenden además la administración al ser humano de una cantidad terapéuticamente eficaz de uno, dos, tres o cuatro agentes terapéuticos adicionales. En ciertas formas de realización, el agente o agentes terapéuticos adicionales son agentes anti-VIH. En formas de realización particulares, el agente o agentes terapéuticos adicionales son inhibidores de la proteasa del VIH, inhibidores no nucleósidos o no nucleótidos de la transcriptasa inversa del VIH, inhibidores nucleósidos o nucleótidos del VIH de la transcriptasa inversa, inhibidores de la cápside del VIH, inhibidores de gp41, inhibidores de CXCR4, inhibidores de gpl20, Inhibidores de CCR5, agentes que revierten la latencia, inhibidores de la polimerización de la cápside, bNAb de VIH (anticuerpos de VIH ampliamente neutralizantes), agonistas de TLR7, potenciadores farmacocinéticos, otros medicamentos para tratar el VIH o combinaciones de los mismos. En una forma de realización , el agente o agentes terapéuticos adicionales son abacavir, tenofovir alafenamida, tenofovir disoproxilo, N-((SJ-1-(3-(4-cloro-3-(metilsulfonamido)-1-(2,2,2 -trifluoroetil)-1H-indazol-7-il)-6-(3-metil-3-(metilsulfonil)but-1-in-1-il)piridin-2-il)-2-(3,5-difluorofenil)etil)-2-((3bS,4aRJ-5,5-difluoro-3-(trifluorometil)-3b,4,4a,5-tetrahidro-1H-ciclopropa[3,4]ciclopenta[1,2-c]pirazol-1-il)acetamida, o una de sus sales farmacéuticamente aceptable.
[0077] En otra forma de realización , el uso de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, para tratar un VIH (p. ej., V IH -1 y/o VIH-2) en un ser humano que tiene o está en riesgo de tener la infección.
[0078] En otra forma de realización , se proporciona un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, para uso en terapia médica.
[0079] En otra forma de realización , se proporciona un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, para usar en el tratamiento de una infección por VIH.
[0080] En otra forma de realización , un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección.
[0081] En otra forma de realización , un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, en el que dicho método comprende además administrar al ser humano uno, dos, tres o cuatro agentes terapéuticos adicionales.
[0082] En otra forma de realización, un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, en el que dicho método comprende además administrar al ser humano uno, dos, tres o cuatro agentes terapéuticos adicionales seleccionados del grupo que consiste en inhibidores de la proteasa del VIH, inhibidores no nucleósidos o no nucleósidos del VIH de transcriptasa inversa, inhibidores nucleósidos o nucleótidos del VIH de la transcriptasa inversa, inhibidores de la cápside del VIH, inhibidores de gp41, inhibidores de CXCR4, inhibidores de gpl20, inhibidores de CCR5, agentes de inversión de latencia, inhibidores de la polimerización de la cápside, bNAb de VIH, agonistas de TLR7, potenciadores farmacocinéticos, otros fármacos para el tratamiento VIH, o combinaciones de los mismos. En una forma de realización, uno, dos, tres o cuatro agentes terapéuticos adicionales se seleccionan de inhibidores de la proteasa del VIH, inhibidores no nucleósidos de la transcriptasa inversa del VIH, inhibidores nucleósidos o nucleótidos de la transcriptasa inversa del VIH, agentes que revierten la latencia, inhibidores de la cápside del VIH, inhibidores de la transcriptasa inversa del VIH. bNAbs, agonistas de TLR7 y combinaciones de los mismos.
[0083] En otra forma de realización, un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, en el que dicho método comprende además administrar al ser humano una cantidad terapéuticamente eficaz de tenofovir disoproxilo y emtricitabina.
[0084] En otra forma de realización, un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, en el que dicho método comprende además administrar al ser humano una cantidad terapéuticamente eficaz de tenofovir alafenamida y emtricitabina.
[0085] En otra forma de realización, un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, en el que dicho método comprende además administrar al ser humano una cantidad terapéuticamente eficaz de tenofovir disoproxilo.
[0086] En otra forma de realización, un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, en el que dicho método comprende además administrar al ser humano una cantidad terapéuticamente eficaz de tenofovir alafenamida.
[0087] En otra forma de realización, se proporciona un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, y un excipiente farmacéuticamente aceptable, para uso en terapia. En particular, un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, y un excipiente farmacéuticamente aceptable, para usar en un método para tratar la proliferación del virus VIH, tratar el SIDA o retrasar la aparición de los síntomas del SIDA o ARC en un se proporciona un mamífero (p. ej., un ser humano), que comprende administrar al mamífero un compuesto de fórmula I, o una de sus sales farmacéuticamente aceptable, y un excipiente farmacéuticamente aceptable.
[0088] En otra forma de realización, una composición que comprende un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, y un excipiente farmacéuticamente aceptable, para usar en un método para tratar la proliferación del virus VIH, tratar el SIDA o retrasar la aparición de Se proporcionan síntomas de SIDA o ARC en un mamífero (p. ej., un ser humano).
[0089] En una forma de realización, se proporciona un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, para uso en la prevención de la infección por VIH.
[0090] Por ejemplo, en una forma de realización, se proporciona un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, o una composición farmacéutica de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, para uso en la profilaxis previa a la exposición. (PrEP), es decir, antes de la exposición del individuo al virus del VIH para evitar que la infección por el VIH se arraigue si el individuo está expuesto al virus y/o para evitar que el virus establezca una infección permanente y/o para prevenir la aparición de los síntomas de la enfermedad y/o para evitar que el virus alcance niveles detectables en la sangre.
[0091] En otra forma de realización, se describe el uso de un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, para la fabricación de un medicamento para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección.
[0092] En otra forma de realización, se describe el uso de un compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, como herramienta de investigación.
[0093] En otra forma de realización, un artículo de fabricación que comprende una composición eficaz para tratar una infección por VIH; y se divulga material de envasado que comprende una etiqueta que indica que la composición puede usarse para tratar la infección por VIH. Las composiciones ejemplares comprenden un compuesto de fórmula para una de sus sales farmacéuticamente aceptables.
[0094] En aún otra forma de realización, se describe un método para inhibir la replicación del VIH. El método comprende exponer el virus a una cantidad eficaz del compuesto de fórmula I, o una de sus sales, en condiciones en las que se inhibe la replicación del VIH.
[0095] En otra forma de realización, se describe el uso de un compuesto de fórmula I para inhibir la actividad de la enzima integrasa del VIH.
[0096] En otra forma de realización, se describe el uso de un compuesto de fórmula I, o una de sus sales, para inhibir la replicación del VIH.
Administración
[0097] Para los fines de la administración, en ciertas formas de realización, los compuestos descritos en el presente documento se administran como un producto químico bruto o se formulan como composiciones farmacéuticas. Las composiciones farmacéuticas dentro del alcance de las formas de realización descritas en el presente documento comprenden un compuesto de fórmula I y un excipiente farmacéuticamente aceptable. El compuesto de fórmula I está presente en la composición en una cantidad que es eficaz para tratar una enfermedad o afección particular de interés. La actividad de los compuestos de fórmula I puede determinarse como se describe en los ejemplos siguientes.
[0098] La administración de los compuestos de las formas de realización descritas en el presente documento, o sus sales farmacéuticamente aceptables, en forma pura o en una composición farmacéutica apropiada, se puede llevar a cabo a través de cualquiera de los modos aceptados de administración de agentes para utilidades similares. Las composiciones farmacéuticas de las formas de realización descritas en este documento se pueden preparar combinando un compuesto de las formas de realización descritas en este documento con un excipiente farmacéuticamente aceptable apropiado, y se pueden formular en preparaciones en formas sólidas, semisólidas, líquidas o gaseosas, como tabletas, cápsulas, polvos, gránulos, ungüentos, soluciones, supositorios, inyecciones, inhalantes, geles, microesferas y aerosoles. Las rutas típicas de administración de dichas composiciones farmacéuticas incluyen, sin limitación, oral, tópica, transdérmica, por inhalación, parenteral, inyectable, sublingual, bucal, rectal, vaginal e intranasal. Las composiciones farmacéuticas de las formas de realización descritas en el presente documento se formulan para permitir que los ingredientes activos contenidos en ellas estén biodisponibles tras la administración de la composición a un paciente. Las composiciones que se administrarán a un sujeto o paciente toman la forma de una o más unidades de dosificación, donde, por ejemplo, una tableta puede ser una unidad de dosificación única, y un recipiente de un compuesto de las formas de realización descritas en este documento en forma de aerosol puede contener un pluralidad de unidades de dosificación. Los métodos reales para preparar dichas formas de dosificación son conocidos, o serán evidentes, para los expertos en esta técnica; por ejemplo, consulte Remington: The Science and Practice of Pharmacy, 20th Edition (Philadelphia College of Pharmacy and Science, 2000). La composición a administrar contendrá, en cualquier caso, una cantidad terapéuticamente eficaz de un compuesto de las formas de realización descritas en el presente documento, o una de sus sales farmacéuticamente aceptables, para tratar una enfermedad o afección de interés de acuerdo con las enseñanzas de esta descripción.
[0099] En una forma de realización, la composición farmacéutica es una unidad de dosificación oral. En una forma de realización, la composición farmacéutica es una unidad de dosificación oral sólida. En una forma de realización, la composición farmacéutica es una tableta.
[0100] En una forma de realización, la composición farmacéutica es una unidad de dosificación parenteral. En una forma de realización, la composición farmacéutica es una unidad de dosificación subcutánea, intramuscular, intravenosa, intradérmica, intratecal o epidural. En una forma de realización, la composición farmacéutica es una unidad de dosificación subcutánea, intramuscular o intravenosa. En una forma de realización, la composición farmacéutica es inyectable.
[0101] Las composiciones farmacéuticas descritas en el presente documento se pueden preparar mediante una metodología bien conocida en la técnica farmacéutica. Por ejemplo, una composición farmacéutica destinada a ser administrada por inyección se puede preparar combinando un compuesto de las formas de realización descritas en el presente documento con agua destilada estéril para formar una solución. Puede añadirse un tensioactivo para facilitar la formación de una solución o suspensión homogénea. Los tensioactivos son compuestos que interactúan de forma no
covalente con el compuesto de las formas de realización descritas en el presente documento para facilitar la disolución o suspensión homogénea del compuesto en el sistema de suministro acuoso.
[0102] Los compuestos de las formas de realización descritas en el presente documento, o sus sales farmacéuticamente aceptables, se administran en una cantidad terapéuticamente eficaz, que variará dependiendo de una variedad de factores que incluyen la actividad del compuesto específico empleado; la estabilidad metabólica y la duración de la acción del compuesto; la edad, el peso corporal, la salud general, el sexo y la dieta del paciente; el modo y tiempo de administración; la tasa de excreción; la combinación de drogas; la gravedad del trastorno o condición en particular; y el sujeto sometido a terapia.
Terapia combinada
[0103] En ciertas formas de realización, se proporciona un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, que comprende administrar al humanos una cantidad terapéuticamente eficaz del compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, en combinación con una cantidad terapéuticamente eficaz de uno, dos, tres o cuatro agentes terapéuticos adicionales. En una forma de realización, se proporciona un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, para usar en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, que comprende administrar al ser humano una cantidad terapéuticamente eficaz del compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, en combinación con una cantidad terapéuticamente eficaz de uno, dos, tres o cuatro agentes terapéuticos adicionales.
[0104] En una forma de realización, se proporcionan composiciones farmacéuticas que comprenden un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, en combinación con uno, dos, tres o cuatro agentes terapéuticos adicionales y un vehículo, diluyente o excipiente farmacéuticamente aceptable.
[0105] En ciertas formas de realización, la presente descripción proporciona un método para tratar una infección por VIH, que comprende administrar a un paciente que lo necesita una cantidad terapéuticamente eficaz de un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, en combinación con un compuesto terapéuticamente eficaz. cantidad de uno, dos, tres o cuatro agentes terapéuticos adicionales que son adecuados para tratar una infección por VIH.
[0106] En ciertas formas de realización, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con uno, dos, tres, cuatro o más agentes terapéuticos adicionales. En ciertas formas de realización, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con dos agentes terapéuticos adicionales. En otras formas de realización, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con tres agentes terapéuticos adicionales. En formas de realización adicionales, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con cuatro agentes terapéuticos adicionales. Los uno, dos, tres, cuatro o más agentes terapéuticos adicionales pueden ser diferentes agentes terapéuticos seleccionados de la misma clase de agentes terapéuticos, y/o pueden seleccionarse de diferentes clases de agentes terapéuticos.
Administración de terapia de combinación de VIH
[0107] En ciertas formas de realización, un compuesto descrito en el presente documento se administra con uno, dos, tres o cuatro agentes terapéuticos adicionales. La coadministración de un compuesto descrito en este documento con uno, dos, tres o cuatro agentes terapéuticos adicionales generalmente se refiere a la administración simultánea o secuencial de un compuesto descrito en este documento y uno, dos, tres o cuatro agentes terapéuticos adicionales, de modo que cantidades terapéuticamente efectivas del compuesto descrito en el presente documento y uno, dos, tres o cuatro agentes terapéuticos adicionales están presentes en el cuerpo del paciente. Cuando se administra secuencialmente, la combinación se puede administrar en dos o más administraciones.
[0108] La coadministración incluye la administración de dosis unitarias de los compuestos descritos en el presente documento antes o después de la administración de dosis unitarias de uno, dos, tres o cuatro agentes terapéuticos adicionales. Por ejemplo, el compuesto descrito en el presente documento puede administrarse en segundos, minutos u horas después de la administración de uno, dos, tres o cuatro agentes terapéuticos adicionales. En algunas formas de realización, primero se administra una dosis unitaria de un compuesto descrito en el presente documento, seguida en segundos o minutos por la administración de una dosis unitaria de uno, dos, tres o cuatro agentes terapéuticos adicionales. Alternativamente, se administra primero una dosis unitaria de uno, dos, tres o cuatro agentes terapéuticos adicionales, seguida de la administración de una dosis unitaria de un compuesto descrito en este documento en segundos o minutos. En otras formas de realización, primero se administra una dosis unitaria de un compuesto descrito en el presente documento, seguido, después de un período de horas (p. ej., 1-12 horas), por la administración de una dosis unitaria de uno, dos, tres o cuatro agentes terapéuticos adicionales. En otras formas de realización más, se administra primero una dosis unitaria de uno, dos, tres o cuatro agentes terapéuticos adicionales, seguido, después de un período de horas (p. ej., 1-12 horas), por la administración de una dosis unitaria de un compuesto descrito en este document.
[0109] En ciertas formas de realización, un compuesto descrito en el presente documento se combina con uno, dos, tres o cuatro agentes terapéuticos adicionales en una forma de dosificación unitaria para la administración simultánea a un paciente, por ejemplo, como una forma de dosificación sólida para la administración oral.
[0110] En ciertas formas de realización, un kit que comprende un compuesto descrito en el presente documento (p. ej., un compuesto de fórmula I), o una de sus sales farmacéuticamente aceptables, en combinación con uno o más (p. ej., uno, dos, tres o cuatro) se proporcionan agentes terapéuticos.
[0111] En ciertas formas de realización, un compuesto de fórmula I se formula como una tableta, que puede contener opcionalmente uno o más compuestos útiles para tratar el VIH. En determinadas formas de realización, el comprimido puede contener otro ingrediente activo para tratar el VIH, como inhibidores de la proteasa del VIH, inhibidores de la transcriptasa inversa no nucleósidos o no nucleótidos del VIH, inhibidores de la transcriptasa inversa nucleósidos o nucleótidos del VIH, inhibidores de la integrasa del VIH, inhibidores de la transcriptasa inversa no nucleósidos o no nucleótidos del VIH, inhibidores de la integrasa del sitio catalítico (o alostérico), potenciadores farmacocinéticos y combinaciones de los mismos.
[0112] En ciertas formas de realización, dichos comprimidos son adecuados para una dosificación una vez al día.
Terapia de combinación de VIH
[0113] En las formas de realización anteriores, el agente o agentes terapéuticos adicionales pueden ser un agente anti-VIH, seleccionado de inhibidores de proteasa de VIH, inhibidores de transcriptasa inversa no nucleósidos o no nucleótidos de VIH, inhibidores de nucleósidos o nucleótidos de VIH de transcriptasa inversa, inhibidores de la integrasa del VIH, inhibidores de la integrasa del sitio no catalítico (o alostérico) del VIH, inhibidores de la entrada del VIH, inhibidores de la maduración del VIH, inmunomoduladores, agentes inmunoterapéuticos, conjugados de anticuerpos y fármacos, modificadores de genes, editores de genes (como CRISPR/Cas9, nucleasas con dedos de zinc, nucleasas autodirigidas, nucleasas sintéticas, TALEN), terapias celulares (como el receptor de antígeno quimérico de células T, CAR-T y receptores de células T modificados genéticamente, TCR-T, terapias de células T autólogas), agentes reversores de latencia, compuestos que se dirigen a la cápside del VIH, los inhibidores de la polimerización de la cápside, los bNAbs del VIH, las terapias basadas en el sistema inmunitario, los inhibidores de la fosfatidilinositol 3-quinasa (PI3K), los anticuerpos contra el VIH, los anticuerpos contra el VIH ampliamente neutralizantes dies, anticuerpos biespecíficos y proteínas terapéuticas "similares a anticuerpos", inhibidores de la proteína de matriz p17 del VIH, antagonistas de IL-13, moduladores de peptidil-prolil cis-trans isomerasa A, inhibidores de la proteína disulfuro isomerasa, antagonistas del receptor del complemento C5a, inhibidor de la ADN metiltransferasa, vif del VIH moduladores de genes, antagonistas de la dimerización de Vif, inhibidores del factor de infectividad viral del VIH, inhibidores de la proteína TAT, moduladores de Nef del VIH, moduladores de la tirosina quinasa Hck, inhibidores de la quinasa-3 de linaje mixto (MLK-3), inhibidores del empalme del VIH, inhibidores de la proteína Rev, antagonistas de la integrina, nucleoproteína inhibidores, moduladores del factor de empalme, dominio COMm que contiene moduladores de la proteína 1, inhibidores de la ribonucleasa H del VIH, moduladores de la retrociclina, inhibidores de CDK-9, inhibidores de la ICAM-3 dendrítica no integrina 1, inhibidores de la proteína GAG del VIH, inhibidores de la proteína POL del VIH, moduladores del factor H del complemento, inhibidores de la ubiquitina ligasa, inhibidores de la desoxicitidina quinasa, inhibidores de la quinasa dependiente de ciclina, convertas de proproteína Estimuladores de PC9, inhibidores de DDX3X de ARN helicasa dependiente de ATP, inhibidores complejos de cebado de transcriptasa inversa, inhibidores de G6PD y NADH-oxidasa, potenciadores farmacocinéticos, terapia génica del VIH, vacunas contra el VIH y combinaciones de los mismos.
[0114] En algunas formas de realización, el agente o agentes terapéuticos adicionales se seleccionan de fármacos combinados para el VIH, otros fármacos para el tratamiento del VIH, inhibidores de la proteasa del VIH, inhibidores de la transcriptasa inversa del VIH, inhibidores de la integrasa del VIH, integrasa del sitio no catalítico (o alostérico) del VIH inhibidores, inhibidores de la entrada (fusión) del VIH, inhibidores de la maduración del VIH, agentes que revierten la latencia, inhibidores de la cápside, terapias inmunológicas, inhibidores de PI3K, anticuerpos del VIH y anticuerpos biespecíficos, y proteínas terapéuticas "similares a anticuerpos" y combinaciones de los mismos.
Fármacos combinados contra el VIH
[0115] Los ejemplos de fármacos combinados incluyen ATRIPLA® (efavirenz, tenofovir disoproxil fumarato y emtricitabina); c Om PLERA® (EVIPLERA®; rilpivirina, tenofovir disoproxil fumarato y emtricitabina); STRIBILD® (elvitegravir, cobicistat, tenofovir disoproxil fumarato y emtricitabina); TRUVADA® (tenofovir disoproxil fumarato y emtricitabina; TDF+FTC); DESCOVY® (tenofovir alafenamida y emtricitabina); ODEFSEY® (tenofovir alafenamida, emtricitabina y rilpivirina); GENVOYA® (tenofovir alafenamida, emtricitabina, cobicistat y elvitegravir); SYMTUZA® (darunavir, tenofovir alafenamida, emtricitabina y cobicistat); BIKTARVY® (bictegravir, tenofovir alafenamida y emtricitabina); bictegravir, tenofovir disoproxilo y emtricitabina; bictegravir, tenofovir alafenamida y lamivudina; bictegravir, tenofovir disoproxilo y lamivudina; bictegravir, abacavir y lamivudina; efavirenz, lamivudina y tenofovir disoproxil fumarato; lamivudina y tenofovir disoproxil fumarato; tenofovir y lamivudina; tenofovir alafenamida y emtricitabina; tenofovir alafenamida hemifumarato y emtricitabina; hemifumarato de tenofovir alafenamida, emtricitabina y rilpivirina; hemifumarato de tenofovir alafenamida, emtricitabina, cobicistat y elvitegravir; COMBIVIR® (zidovudina y lamivudina;
AZT+3TC); EPZICOM® (LIVEXA®; sulfato de abacavir y lamivudina; ABC+3TC); KALETRA® (ALUVIA®; lopinavir y ritonavir); TRIUMEQ® (dolutegravir, abacavir y lamivudina); JULUCA® (dolutegravir, ripilvirina); TRIZIVIR® (sulfato de abacavir, zidovudina y lamivudina; ABC+AZT+3TC); dolutegravir y lamivudina; dolutegravir y abacavir; cabotegravir y lamivudina; cabotegravir y abacavir; cabotegravir y rilpivirina; atazanavir y cobicistat; sulfato de atazanavir y cobicistat; sulfato de atazanavir y ritonavir; darunavir y cobicistat; dolutegravir y rilpivirina; clorhidrato de dolutegravir y rilpivirina; dolutegravir, sulfato de abacavir y lamivudina; lamivudina, nevirapina y zidovudina; raltegravir y lamivudina; doravirina, lamivudina y tenofovir disoproxil fumarato; doravirina, lamivudina y tenofovir disoproxilo; dolutegravir lamivudina; lamivudina abacavir zidovudina; lamivudina abacavir; lamivudina tenofovir disoproxil fumarato; lamivudina zidovudina nevirapina; lopinavir ritonavir; lopinavir ritonavir abacavir lamivudina; lopinavir ritonavir zidovudina lamivudina; tenofovir lamivudina; y tenofovir disoproxil fumarato emtricitabina clorhidrato de rilpivirina.
Otros medicamentos contra el VIH
[0116] Los ejemplos de otros medicamentos para tratar el VIH incluyen acemanano, alisporivir, BanLec, deferiprona, Gamimune, metenkefalin, naltrexona, Prolastin, REP 9, RPI-MN, Vs Sp , H1viral, SB-728-T, ácido 1,5-dicafeoilquínico, rHIV7-shlTAR-CCR5RZ, terapia génica MazF, BlockAide, ABX-464, AG-1105, APH-0812, BIT-225, CYT-107, HGTV-43, HPH- 116, HS-10234, IMO- 3100, IND-02, MK-1376, MK-2048, MK-4250, MK-8507, MK-8591, NOV-205, PA-1050040 (PA 040), PGN-007, SCY-635, SB-9200, SCB-719, TR-452, TEV-90110, TEV-90112, TEV-90111, TEV-90113, RN-18, Immuglo y VIR-576.
Inhibidores de la proteasa del VIH
[0117] Los ejemplos de inhibidores de la proteasa del VIH incluyen amprenavir, atazanavir, brecanavir, darunavir, fosamprenavir, calcio de fosamprenavir, indinavir, sulfato de indinavir, lopinavir, nelfinavir, mesilato de nelfinavir, ritonavir, saquinavir, mesilato de saquinavir, tipranavir, DG-17, TMB-657 (PPL-100), T-169, BL-008, MK-8122, TMB-607 y TMC-310911.
Inhibidores de la transcriptasa inversa del VIH
[0118] Los ejemplos de inhibidores no nucleósidos o no nucleótidos de la transcriptasa inversa del VIH incluyen dapivirina, delavirdina, mesilato de delavirdina, doravirina, efavirenz, etravirina, lentinan, nevirapina, rilpivirina, ACC-007, AIC-292, KM-023, PC-1005 y elsulfavirina (VM-1500).
[0119] Los ejemplos de inhibidores nucleósidos o nucleótidos del VIH de la transcriptasa inversa incluyen adefovir, adefovir dipivoxil, azvudina, emtricitabina, tenofovir, tenofovir alafenamida, tenofovir alafenamida fumarato, tenofovir alafenamida hemifumarato, tenofovir disoproxil, tenofovir disoproxil fumarato, tenofovir disoproxil hemifumarato y VIDEX® VIDEX EC® (didanosina, ddl), abacavir, sulfato de abacavir, alovudina, apricitabina, censavudina, didanosina, elvucitabina, festinavir, fosalvudina tidoxil, CMX-157, dapivirina, doravirina, etravirina, OCR-5753, tenofovir disoproxil orotato, fozivudine tidoxil, lamivudina, fosfazida, estavudina, zalcitabina, zidovudina, rovafovir etalafenamida (GS-9131), GS-9148, MK-8504, MK-8591, MK-858, VM-2500 y KP-1461.
Inhibidores de la integrasa del VIH
[0120] Los ejemplos de inhibidores de la integrasa del VIH incluyen elvitegravir, curcumina, derivados de la curcumina, ácido achicórico, derivados del ácido achicórico, ácido 3,5-dicafeoilquínico, derivados del ácido 3,5-dicafeoilquínico, ácido aurintricarboxílico, derivados del ácido aurintricarboxílico, éster fenetílico del ácido cafeico, derivados del éster fenetílico del ácido cafeico, tirfostina, derivados de la tirfostina, quercetina, derivados de la quercetina, raltegravir, dolutegravir, JTK-351, bictegravir, AVX-15567, derivados de dicetoquinolina-4-1, Iinhibidor de integrasa-LEDGF, ledgins, M-522, M-532, NSC-310217, NSC-371056, NSC-48240, NSC-642710, NSC-699171, NSC-699172, NSC-699173, NSC-699174, ácido estilbenodisulfónico, T-169, VM-3500 y cabotegravir.
[0121] Los ejemplos de inhibidores de la integrasa (NCINI) del sitio no catalítico o alostéricos del VIH incluyen CX-05045, CX-05168 y CX-14442.
Inhibidores de entrada de VIH
[0122] Los ejemplos de inhibidores de entrada (fusión) de VIH incluyen cenicriviroc, inhibidores de CCR5, inhibidores de gp41, inhibidores de unión de CD4, inhibidores de gp120 e inhibidores de CXCR4.
[0123] Los ejemplos de inhibidores de CCR5 incluyen aplaviroc, vicriviroc, maraviroc, cenicriviroc, leronlimab (PRO-140), adaptavir (RAP-101), nifeviroc (TD-0232), anticuerpos biespecíficos anti-GP120/CD4 o CCR5, B-07, MB-66, polipéptido C25P, TD-0680 y vMIP (Haimipu).
[0124] Los ejemplos de inhibidores de gp41 incluyen albuvirtida, enfuvirtida, BMS-986197, enfuvirtida biobetter, enfuvirtida biosimilar, inhibidores de la fusión del VIH (P26-Bapc), ITV-1, ITV-2, ITV-3, ITV-4, PIE-12 trímero y sifuvirtida.
[0125] Los ejemplos de inhibidores de unión de CD4 incluyen ibalizumab y análogos de CADA.
[0126] Los ejemplos de inhibidores de gp120 incluyen Radha-108 (receptol) 3B3-PE38, BanLec, nanomedicina basada en bentonita, fostemsavir trometamina, iQp -0831 y BMS-663068.
[0127] Los ejemplos de inhibidores de CXCR4 incluyen plerixafor, ALT-1188, péptido N15 y vMIP (Haimipu).
Inhibidores de la maduración del VIH
[0128] Los ejemplos de inhibidores de la maduración del VIH incluyen BMS-955176, GSK-3640254 y GSK-2838232. Agentes que revierten la latencia
[0129] Los ejemplos de agentes que revierten la latencia incluyen inhibidores de histona desacetilasa (HDAC), inhibidores de proteosomas como velcade, activadores de proteína quinasa C (PKC), inhibidores de Smyd2, inhibidores de BET-bromodominio 4 (BRD4), ionomicina, PMA, SAHA (ácido suberanilohidroxámico, o suberoil, anilida y ácido hidroxámico), anticuerpos moduladores de IL-15, JQ1, disulfiram, anfotericina B e inhibidores de ubiquitina como análogos de largazol, APH-0812, GSK-343 y receptor tipo toll moduladores.
[0130] Los ejemplos de inhibidores de HDAC incluyen romidepsina, vorinostat y panobinostat.
[0131] Los ejemplos de activadores de PKC incluyen indolactama, prostratina, ingenol B y DAG-lactonas.
Inhibidores de la cápside
[0132] Los ejemplos de inhibidores de la cápside incluyen inhibidores de la polimerización de la cápside o compuestos disruptores de la cápside, inhibidores de la nucleocápside p7 (NCp7) del VIH tales como azodicarbonamida, inhibidores de la proteína de la cápside p24 del VIH, GS-6207, AVI-621, AVI-101, AVI-201, AVI-301 y AVI-CAN1-15 series.
Terapias basadas en el sistema inmunológico
[0133] Los ejemplos de terapias basadas en el sistema inmunológico incluyen moduladores de receptores de tipo toll tales como TLR1, TLR2, TLR3, TLR4, TLR5, TLR6, TLR7, TLR8, TLR9, TLR10, TLR11, TLR12 y TLR13; moduladores de la proteína de muerte celular programada 1 (Pd-1); moduladores del ligando 1 de muerte programada (PDL-1); moduladores de IL-15; DermaVir; interleucina-7; plaquenil (hidroxicloroquina); proleucina (aldesleucina, IL-2); interferón alfa; interferón alfa-2b; interferón alfa-n3; interferón alfa pegilado; interferón gamma; hidroxiurea; micofenolato mofetilo (MPA) y su derivado de éster micofenolato mofetilo (MMF); ribavirina; polietilenimina de polímero (PEI); gepón; IL-12; WF-10; VGV-1; MOR-22; BMS-936559; CYT-107, proteína de fusión interleucina-15/Fc, AM-0015, ALT-803, NIZ-985, NKTR-255, normferon, peginterferon alfa-2a, peginterferon alfa-2b, interleucina-15 recombinante, RPI-MN, moduladores STING, moduladores RIG-I, moduladores NOD2, SB-9200 e IR-103.
[0134] Los ejemplos de agonistas de TLR incluyen vesatolimod (GS-9620), lefitolimod, tilsotolimod, rintatolimod, DSP-0509, AL-034, G-100, cobitolimod, AST-008, motolimod, GSK-1795091, GSK-2245035, VTX -1463, GS-9688, LHC-165, BDB-001, RG-7854 y telratolimod.
Inhibidores de fosfatidilinositol 3-quinasa (PI3K)
[0135] Los ejemplos de inhibidores de PI3K incluyen idelalisib, alpelisib, buparlisib, orotato de CAI, copanlisib, duvelisib, gedatolisib, neratinib, panulisib, perifosina, pictilisib, pilaralisib, mesilato de puquitinib, rigosertib, rigosertib sódico, sonolisib, taselisib, AMG-319, AZD-8186, BAY-1082439, CLR-1401, CLR-457, CUDC-907, DS-7423, EN-3342, GSK-2126458, GSK-2269577, GSK-2636771, INCB-040093, LY-3023414, MLN-1117, PQR-309, RG-7666, RP-6530, RV-1729, SAR-245409, SAR-260301, SF-1126, TGR-1202, UCB-5857, VS-5584, XL -765 y ZSTK-474.
Antagonistas alfa-4/beta-7
[0136] Los ejemplos de antagonistas de integrina alfa-4/beta-7 incluyen PTG-100, TRK-170, abrilumab, etrolizumab, carotegrast metil y vedolizumab.
Anticuerpos de VIH, anticuerpos biespecíficos y proteínas terapéuticas "similares a anticuerpos "
[0137] Los ejemplos de anticuerpos de VIH, anticuerpos biespecíficos y proteínas terapéuticas "similares a anticuerpos" incluyen DARTs®, DUOBODIES®, BITES®, XmAbs®, TandAbs®, Fab derivados, anticuerpos biespecíficos, anticuerpos triespecíficos, anticuerpos multivalentes, bNAbs (anticuerpos del VIH ampliamente neutralizantes), BMS-936559, t MB-360 y aquellos dirigidos contra el VIH gp120 o gp41, moléculas reclutadoras de anticuerpos dirigidas contra el VIH, anticuerpos monoclonales anti-CD63, CD3 biespecíficos anticuerpos, anticuerpos biespecíficos CD16, anticuerpos anti-GB virus C, anti-GP120/CD4, anticuerpos biespecíficos CCR5, anticuerpos de dominio único anti-Nef, anticuerpos anti
Rev, anticuerpos anti-CD18 derivados de camélidos, anti-ICAM-1 derivados de camélidos anticuerpos, DCVax-001, anticuerpos dirigidos contra gp140, anticuerpos terapéuticos contra el VIH basados en gp41, mAbs humanos recombinantes (PGT-121), ibalizumab, Immuglo y MB-66.
[0138] Los ejemplos de aquellos que se dirigen al VIH de tal manera incluyen bavituximab, UB-421, C2F5, 2G12, C4E10, C2F5+C2G12+C4E10, 8ANC195, 3BNC117, 3BNC117-LS, 3BNC60, 10-1074, 10-1074-LS, GS-9722, DH411-2, PGT145, PGT121, PGT-151, PGT-133, MDX010 (ipilimumab), DH511, N6, N6LS, N49P6, N49P7, N49P9, N49P11, VRC01 VRC-01-LS, PGDM1400, A32, 7B2, 10E8, 10E8VLS, 3810109, 10E8v4, CAP256-VRC26.25, DRVIA7, SAR-441236, VRC-07-523, VRC07-523LS, VRC-HIVMAB080-00-AB, VRC-HIVMAB060-00-AB, P2G12 y VRC07. Los ejemplos de anticuerpos biespecíficos contra el VIH incluyen biespecíficos contra el MGD014 y TMB.
[0139] Ejemplo de bNAbs administrados in vivo tales como AAV8-VRC07; ARNm que codifica el anticuerpo anti-VIH VRC01.
Potenciadores farmacocinéticos
[0140] Los ejemplos de potenciadores farmacocinéticos incluyen cobicistat y ritonavir.
Agentes terapéuticos adicionales
[0141] Ejemplos de agentes terapéuticos adicionales incluyen los compuestos descritos en WO 2004/096286 (Gilead Sciences), WO 2006/015261 (Gilead Sciences), WO 2006/110157 (Gilead Sciences), WO 2012/003497 (Gilead Sciences) Sciences), WO 2012/003498 (Gilead Sciences), WO 2012/145728 (Gilead Sciences), WO 2013/006738 (Gilead Sciences), WO 2013/159064 (Gilead Sciences), WO 2014/100323 (Gilead Sciences), EE. UU. 2013 /0165489 (Universidad de Pensilvania), US 2014/0221378 (Japan Tobacco), US 2014/0221380 (Japan Tobacco), WO 2009/062285 (Boehringer Ingelheim), WO 2010/130034 (Boehringer Ingelheim), WO 2013/006792 (Pharma Resources), US 20140221356 (Gilead Sciences), US 20100143301 (Gilead Sciences), WO 2013/091096 (Boehringer Ingelheim), WO 2018/145021 (Gilead Sciences) y WO2017/106346 (Gilead Sciences).
Vacunas contra el VIH
[0142] Los ejemplos de vacunas contra el VIH incluyen vacunas peptídicas, vacunas de proteínas de subunidades recombinantes, vacunas de vectores vivos, vacunas de ADN, vacunas peptídicas derivadas de CD4, combinaciones de vacunas, rgp120 (AIDSVAX), ALVAC HIV (vCP1521)/AIDSVAX B/E (gp120) (RV144), vacuna monomérica gp120 VIH subtipo C, Remune, ITV-1, Contre Vir, Ad5-ENVA-48, DCVax-001 (CDX-2401), Vacc-4x, Vacc-C5, VAC-3S, multiclade Adenovirus-5 recombinante de ADN (rAd5), vacuna rAd5 gag-pol env A/B/C, Pennvax-G, Pennvax-G/MVA-CMDR, vacuna HIV-TriMix-mRNA, HIV-LAMP-vax, Ad35, Ad35- GRIN, NAcGM3/VSSP ISA-51, vacunas con adyuvante poli-ICLC, TatImmune, GTU-multiHIV (FIT-06), gp140[delta]V2.TV1+MF-59, vacuna rVSVIN HIV gag, vacuna SeV-Gag, AT- 20, DNK-4, ad35-Grin/ENV, TBC-M4, HIVAX, HIVAX-2, NYVAC-HIV-PT1, NYVAC-HIV-PT4, DNA-HIV-PT123, rAAV1-PG9DP, GOVX-B11, GOVX- B21, TVI-HIV, Ad-4 (Ad4-env Clade C+Ad4-mGag), Paxvax, EN41-UGR7C, EN41-FPA2, PreVaxTat, AE-H, MYM-V101, CombiHIVvac, ADVAX, MYM-V201, MVA -CMDR, ADN-Ad5 gag/pol/ nef/nev (HVTN505), MVATG-17401, ETV-01, CDX-1401, rcAD26.MOS1.HIV-Env, vacuna Ad26.Mod.HIV, vacuna Ad26.Mod.HIV mosaico MVA gp140, AGS-004, AVX-101, AVX-201, PEP-6409, SAV-001, ThV-01, TL-01, TUTI-16, VGX-3300, IHV-001 y vacunas de partículas similares a virus como la vacuna de pseudovirión, CombiVICHvac, vacuna de fusión LFn-p24 B/C, vacuna de ADN basada en GTU, vacuna de ADN gag/pol/nef/env del VIH, vacuna anti-TAT del VIH, vacuna de polipéptidos conjugados, vacunas de células dendríticas, vacuna de ADN basada en gag, GI-2010, Vacuna contra el VIH gp41, vacuna contra el VIH (adyuvante PIKA), vacunas de péptidos híbridos con epítopo I i-key/MHC clase II, ITV-2, ITV-3, ITV-4, LIPO-5, vacuna Env multiclado, vacuna MVA, Pennvax-GP, vacuna gag de VIH con vector de HCMV deficiente en pp71, vacuna de péptido recombinante (infección por VIH), NCI, vacuna contra el VIH rgp160, vacuna contra el VIH RNActive, SCB-703, vacuna Tat Oyi, TBC-M4, vacuna terapéutica contra el VIH, UBI HIV gp120, Vacc- 4x romidepsina, variante de vacuna polipeptídica gp120, vacuna rAd5 gagpol env A/B/C, DNA.HTI y MVA.HTI, VRC -HIVDNA016-00-VP VRC-HIVADV014-00-VP, INO-6145, JNJ-9220, gp145 C.6980; Vacuna basada en eOD-GT8 60mer, PD-201401, vacuna de ADN env (A, B, C, A/E)/gag (C), vacuna de proteína gp120 (A,B,C,A/E), PDPHV-201401, Ad4-EnvCN54, EnvSeq-1 Envs vacuna contra el VIH (con adyuvante GLA-SE), HIV p24gag pri, vacuna de ADN plasmídico me-boost, inmunoterapias basadas en vectores de arenavirus (Vaxwave, TheraT), régimen de vacunas contra el VIH MVA-BN, UBI HIV gp120, vacunas profilácticas basadas en ARNm y TBL-1203HI,
Terapia de combinación de VIH
[0143] En una forma de realización particular, un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, se combina con uno, dos, tres, cuatro o más agentes terapéuticos adicionales seleccionados de ATRIPLA® (efavirenz, tenofovir disoproxil fumarato y emtricitabina); COMPLERA° (EVIPLERA®; rilpivirina, tenofovir disoproxil fumarato y emtricitabina); STRIBILD® (elvitegravir, cobicistat, tenofovir disoproxil fumarato y emtricitabina); TRUVADA® (tenofovir disoproxil fumarato y emtricitabina; TDF FTC); DESCOVy ® (tenofovir alafenamida y emtricitabina); ODEFSEY® (tenofovir alafenamida, emtricitabina y rilpivirina); GENVOYA® (tenofovir alafenamida, emtricitabina, cobicistat y elvitegravir); adefovir; adefovir dipivoxil; cobicistat; emtricitabina; tenofovir;
tenofovir disoproxilo; fumarato de disoproxilo de tenofovir; tenofovir alafenamida; hemifumarato de tenofovir alafenamida; TRIUMEQ® (dolutegravir, abacavir y lamivudina); dolutegravir, sulfato de abacavir y lamivudina; raltegravir; raltegravir y lamivudina; maraviroc; enfuvirtida; ALUVIA® (KALETRA®; lopinavir y ritonavir); COMBIVIR® (zidovudina y lamivudina; AZT+3TC); EPZICOM® (LIVEXA®; sulfato de abacavir y lamivudina; ABC+3TC); TRIZIViR® (sulfato de abacavir, zidovudina y lamivudina; ABC+AZT+3TC); rilpivirina; clorhidrato de rilpivirina; sulfato de atazanavir y cobicistat; atazanavir y cobicistat; darunavir y cobicistat; atazanavir; sulfato de atazanavir; dolutegravir; elvitegravir; ritonavir; sulfato de atazanavir y ritonavir; darunavir; lamivudina; prolastina; fosamprenavir; fosamprenavir cálcico efavirenz; etravirina; nelfinavir; mesilato de nelfinavir; interferón; didanosina; estavudina; indinavir; sulfato de indinavir; tenofovir y lamivudina; zidovudina; nevirapina; saquinavir; mesilato de saquinavir; aldesleukina; zalcitabina; tipranavir; amprenavir; delavirdina; mesilato de delavirdina; Radha-108 (receptol); lamivudina y tenofovir disoproxil fumarato; efavirenz, lamivudina y tenofovir disoproxil fumarato; fosfazida; lamivudina, nevirapina y zidovudina; abacavir; y sulfato de abacavir.
[0144] Un experto en la técnica apreciará que los agentes terapéuticos adicionales enumerados anteriormente pueden incluirse en más de una de las clases enumeradas anteriormente. Las clases particulares no pretenden limitar la funcionalidad de los compuestos enumerados en esas clases.
[0145] En una forma de realización específica, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH. En una forma de realización específica, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH y un inhibidor no nucleósido de la transcriptasa inversa del VIH. En otra forma de realización específica, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH y un compuesto inhibidor de la proteasa del VIH. En una forma de realización adicional, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH, un inhibidor no nucleósido de la transcriptasa inversa del VIH y un potenciador farmacocinético. En ciertas formas de realización, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con al menos un nucleósido inhibidor de la transcriptasa inversa del VIH, un inhibidor de la integrasa y un potenciador farmacocinético. En otra forma de realización, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con dos nucleósidos o nucleótidos inhibidores de la transcriptasa inversa del VIH. En una forma de realización específica, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH y un inhibidor de la cápside del VIH o un inhibidor de la polimerización de la cápside del VIH. En una forma de realización específica, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con un inhibidor de la cápside del VIH o un inhibidor de la polimerización de la cápside del VIH. En una forma de realización específica, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con uno, dos, tres o cuatro bNAb de VIH. En una forma de realización específica, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con uno, dos, tres o cuatro bNAb de VIH y un inhibidor de la cápside del VIH o un inhibidor de la polimerización de la cápside del VIH. En una forma de realización específica, un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, se combina con uno, dos, tres o cuatro bNAb de VIH, un inhibidor de la cápside del VIH o un inhibidor de la polimerización de la cápside del VIH, y un nucleósido o nucleótido del VIH inhibidor de la polimerización inversa. transcriptasa.
[0146] Un compuesto como se describe en el presente documento (p. ej., cualquier compuesto de fórmula I) se puede combinar con uno, dos, tres o cuatro agentes terapéuticos adicionales en cualquier cantidad de dosificación del compuesto de fórmula I (p. ej., de 1 mg a 500 mg de compuesto).
[0147] En una forma de realización, se proporcionan kits que comprenden un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, en combinación con uno o más (p. ej., uno, dos, tres, uno o dos, o uno a tres) agentes terapéuticos adicionales.
[0148] En una forma de realización, el agente o agentes terapéuticos adicionales del kit es un agente anti-VIH, seleccionado de inhibidores de la proteasa del VIH, inhibidores de la transcriptasa inversa no nucleósidos o no nucleótidos del VIH, inhibidores de la transcriptasa inversa nucleósidos o nucleótidos del VIH., inhibidores de la integrasa del VIH, inhibidores de la integrasa del sitio no catalítico (o alostérico) del VIH, inhibidores de la entrada del VIH, inhibidores de la maduración del VIH, inmunomoduladores, agentes inmunoterapéuticos, conjugados de anticuerpos y fármacos, modificadores de genes, editores de genes (como CRISPR/Cas9, nucleasas con dedos de zinc, nucleasas autodirigidas, nucleasas sintéticas, TALEN), terapias celulares (como el receptor de antígeno quimérico de células T, CAR-T y receptores de células T modificados genéticamente, TCR-T, terapias de células T autólogas), compuestos que se dirigen a la cápside del VIH, latencia agentes de inversión, inhibidores de la polimerización de la cápside, bNAb del VIH, terapias basadas en el sistema inmunitario, inhibidores de la fosfatidilinositol 3-quinasa (PI3K), anticuerpos contra el VIH, anticuerpos contra el VIH ampliamente neutralizantes, anticuerpos biespecíficos y proteínas terapéuticas "similares a anticuerpos", inhibidores de la proteína de matriz p17 del VIH, antagonistas de IL-13, moduladores de peptidil-prolil cistrans isomerasa A, inhibidores de la proteína disulfuro isomerasa, antagonistas del receptor del complemento C5a, inhibidor de la ADN metiltransferasa, moduladores del gen vif del VIH, Vif antagonistas de la dimerización, inhibidores del
factor de infectividad viral del VIH, inhibidores de la proteína TAT, moduladores Nef del VIH, moduladores de la tirosina quinasa Hck, inhibidores de la quinasa-3 de linaje mixto (MLK-3), inhibidores del empalme del VIH, inhibidores de la proteína Rev, antagonistas de la integrina, inhibidores de la nucleoproteína, factor de empalme moduladores, moduladores de la proteína 1 que contiene el dominio COMM, inhibidores de la ribonucleasa H del VIH, moduladores de la retrociclina, inhibidores de la CDK-9, inhibidores de la no integrina 1 que captura la ICAM-3 dendrítica, inhibidores de la proteína GAG del VIH, inhibidores de la proteína POL del VIH, moduladores del factor H del complemento, inhibidores de la ubiquitina ligasa, Inhibidores de la desoxicitidina cinasa, inhibidores de la cinasa dependiente de ciclina, estimuladores de la proproteína convertasa PC9, dependencia de ATP Inhibidores de la RNA helicasa DDX3X, inhibidores del complejo cebador de transcriptasa inversa, inhibidores de G6PD y NADH-oxidasa, potenciadores farmacocinéticos, terapia génica del VIH, vacunas contra el VIH y combinaciones de los mismos.
[0149] En algunas formas de realización, el agente o agentes terapéuticos adicionales del kit se seleccionan de fármacos combinados para el VIH, otros fármacos para el tratamiento del v Ih , inhibidores de la proteasa del VIH, inhibidores de la transcriptasa inversa del VIH, inhibidores de la integrasa del VIH, sitios no catalíticos del VIH (o alostéricos) inhibidores de la integrasa, inhibidores de la entrada (fusión) del VIH, inhibidores de la maduración del VIH, agentes reversores de la latencia, inhibidores de la cápside, terapias basadas en el sistema inmunitario, inhibidores de PI3K, anticuerpos contra el VIH y anticuerpos biespecíficos, y proteínas terapéuticas "similares a anticuerpos" y combinaciones de los mismos.
[0150] En una forma de realización específica, el kit incluye un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, y un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH. En una forma de realización específica, el kit incluye un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, y un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH y un inhibidor no nucleósido de la transcriptasa inversa del VIH. En otra forma de realización específica, el kit incluye un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, y un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH, y un compuesto inhibidor de la proteasa del VIH. En una forma de realización adicional, el kit incluye un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH, un inhibidor no nucleósido de la transcriptasa inversa del VIH y un potenciador farmacocinético. En ciertas formas de realización, el kit incluye un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, al menos un nucleósido inhibidor de la transcriptasa inversa del VIH, un inhibidor de la integrasa y un potenciador farmacocinético. En otra forma de realización, el kit incluye un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, y dos nucleósidos o nucleótidos inhibidores de la transcriptasa inversa del VIH. En una forma de realización específica, el kit incluye un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, un nucleósido o nucleótido inhibidor de la transcriptasa inversa del VIH y un inhibidor de la cápside del VIH o un inhibidor de la polimerización de la cápside del VIH. En una forma de realización específica, el kit incluye un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, y un inhibidor de la cápside del VIH o un inhibidor de la polimerización de la cápside del VIH. En una forma de realización específica, el kit incluye un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, y uno, dos, tres o cuatro bNAb de VIH. En una forma de realización específica, el kit incluye un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, uno, dos, tres o cuatro bNAb de VIH y un inhibidor de la cápside del VIH o un inhibidor de la polimerización de la cápside del VIH. En una forma de realización específica, el kit incluye un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, uno, dos, tres o cuatro bNAb de VIH, un inhibidor de la cápside del VIH o un inhibidor de la polimerización de la cápside del VIH, y un nucleósido o nucleótido inhibidor de la polimerización inversa del VIH. transcriptasa.
Terapia combinada de control de la natalidad (anticonceptiva)
[0151] Los agentes terapéuticos utilizados para el control de la natalidad (anticonceptivo) incluyen acetato de ciproterona, desogestrel, dienogest, drospirenona, valerato de estradiol, etinilestradiol, etinodiol, etonogestrel, levomefolato, levonorgestrel, linestrenol, acetato de medroxiprogesterona, mestranol, mifepristona, misoprostol, acetato de nomegestrol, norelgestromina, noretindrona, noretinodrel, norgestimato, ormeloxifeno, acetato de segestersona, acetato de ulipristal y cualquier combinación de los mismos.
Terapia génica y terapia celular
[0152] La terapia génica y la terapia celular incluyen la modificación genética para silenciar un gen; enfoques genéticos para matar directamente las células infectadas; la infusión de células inmunitarias diseñadas para reemplazar la mayor parte del propio sistema inmunitario del paciente para mejorar la respuesta inmunitaria a las células infectadas, o activar el propio sistema inmunitario del paciente para eliminar las células infectadas, o encontrar y eliminar las células infectadas; y enfoques genéticos para modificar la actividad celular para alterar aún más la respuesta inmune endógena contra la infección.
Ejemplos de terapia con células dendríticas incluyen AGS-004.
Ejemplo de fármacos que editan el gen CCR5, como SB-728T
Ejemplo de inhibidores del gen CCR5, como Cal-1
C34-CCR5/C34-CXCR4 que expresan células T positivas para CD4
Terapia de células T autólogas transducidas con AGT-103
Terapia génica AAV-eCD4-Ig
Editores de genes
[0153] El sistema de edición del genoma se selecciona del grupo que consiste en: un sistema CRISPR/Cas9, un sistema de nucleasa con dedos de zinc, un sistema TALEN, un sistema de endonucleasas de localización y un sistema de meganucleasa.
[0154] Los ejemplos de sistemas CRISPR/Cas9 dirigidos al VIH incluyen EBT-101.
Terapia de células CAR-T
[0155] Una población de células efectoras inmunitarias diseñadas para expresar un receptor de antígeno quimérico (CAR), en el que c Ar comprende un dominio de unión a antígeno de VIH. El antígeno del VIH incluye una proteína de la cubierta del VIH o una porción de la misma, gp120 o una porción de la misma, un sitio de unión de CD4 en gp120, el sitio de unión inducido por CD4 en gp120, N glicano en gp120, la V2 de gp120, la región proximal de la membrana en gp41. La célula efectora inmunitaria es una célula T o una célula NK. En algunos realizaciones, la célula T es una célula T CD4+, una célula T CD8+ o una combinación de las mismas. Las células pueden ser autólogas o alogénicas.
[0156] Los ejemplos de CAR-T de VIH incluyen VC-CAR-T, terapia celular anti-CD4 CART, células madre hematopoyéticas autólogas modificadas genéticamente para expresar un CD4 CAR y el péptido C46.
Terapia con células TCR-T
[0157] Las células TCR-T se modifican para dirigirse a los péptidos derivados del VIH presentes en la superficie de las células infectadas por virus.
Terapia de acción prolongada contra el VIH
[0158] Los ejemplos de fármacos que se están desarrollando como regímenes de acción prolongada incluyen cabotegravir, rilpivirina, cualquier integrasa LA, VM-1500 LAI, maraviroc (LAI), implante de tenofovir, implante MK-8591, doravirina, raltegravir y dolutegravir de acción prolongada.
[0159] En ciertas formas de realización, cuando un compuesto descrito en el presente documento se combina con uno, dos, tres o cuatro agentes terapéuticos adicionales como se describe anteriormente, los componentes de la composición se administran como un régimen simultáneo o secuencial. Cuando se administra secuencialmente, la combinación se puede administrar en dos o más administraciones.
Vías de administración
[0160] El compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables (también denominado en el presente documento ingrediente activo) puede administrarse por cualquier vía apropiada para la afección a tratar. Las rutas adecuadas incluyen oral, rectal, nasal, tópica (incluyendo bucal y sublingual), transdérmica, vaginal y parenteral (incluyendo subcutánea, intramuscular, intravenosa, intradérmica, intratecal y epidural) y similares. Se apreciará que una ruta adecuada puede variar con, por ejemplo, la condición del receptor. En ciertas formas de realización, los compuestos descritos se pueden dosificar por vía parenteral. En ciertas formas de realización, los compuestos descritos se pueden dosificar por vía intravenosa, subcutánea o intramuscular. En determinadas formas de realización, los compuestos descritos están biodisponibles por vía oral y se pueden dosificar por vía oral.
[0161] En algunas formas de realización, el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra con una jeringa adecuada para la administración del compuesto. En algunas formas de realización, la jeringa es desechable. En algunas formas de realización, la jeringa es reutilizable. En algunas formas de realización, la jeringa se carga previamente con el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables.
[0162] En algunas formas de realización, el compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, se administra con un autoinyector que comprende una jeringa. En algunas formas de realización, la jeringa es desechable. En algunas formas de realización, la jeringa es reutilizable. En algunas formas de realización, la jeringa se carga previamente con el compuesto de fórmula I o una de sus sales farmacéuticamente aceptables.
Régimen de dosificación
[0163] En algunas formas de realización, el compuesto, tal como un compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra a un sujeto de acuerdo con un régimen de dosificación eficaz durante un período de tiempo o duración deseado, tal como al menos una vez al día, al menos una vez a la semana, al menos una vez al mes, al menos una vez cada 2 meses, al menos una vez cada 3 meses, al menos una vez cada 4 meses, al menos una vez cada 6 meses, o al menos una vez cada 12 meses o más. En algunas formas de realización, el compuesto se administra en un horario diario o intermitente. En algunas formas de realización, el compuesto se administra en un horario semanal. En algunas formas de realización, el compuesto se administra en un horario mensual. En algunas formas de realización, el compuesto se administra cada dos meses. En algunas formas de realización, el compuesto se administra cada tres meses. En algunas formas de realización, el compuesto se administra cada cuatro meses. En algunas formas de realización, el compuesto se administra cada cinco meses. En algunas formas de realización, el compuesto se administra cada 6 meses.
[0164] En algunas formas de realización, el compuesto, tal como un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, se administra por vía subcutánea o intramuscular a un sujeto al menos aproximadamente una vez al mes. En algunas formas de realización, el compuesto (p. ej., un compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo) se administra por vía subcutánea o intramuscular a un sujeto al menos una vez cada 2 meses o al menos una vez cada 3 meses, o al menos aproximadamente una vez cada 4 meses, o al menos una vez cada 6 meses. En algunas formas de realización, el compuesto (p. ej., un compuesto de fórmula I o una de sus sales farmacéuticamente aceptables) se administra por vía subcutánea a un sujeto al menos aproximadamente una vez al mes. En algunas formas de realización, el compuesto (p. ej., un compuesto de fórmula I o una de sus sales farmacéuticamente aceptables) se administra por vía subcutánea a un sujeto al menos aproximadamente una vez cada 2 meses. En algunas formas de realización, el compuesto (p. ej., un compuesto de fórmula I o una de sus sales farmacéuticamente aceptables) se administra por vía subcutánea a un sujeto al menos aproximadamente una vez cada 3 meses.
[0165] En algunas formas de realización, la dosificación o frecuencia de dosificación de un compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se ajusta durante el curso del tratamiento, según el criterio del médico que lo administra.
[0166] En algunas formas de realización, un compuesto como se describe en el presente documento (p. ej., un compuesto de fórmula I) o una de sus sales farmacéuticamente aceptables puede administrarse en una cantidad de dosificación que sea eficaz. Por ejemplo, la cantidad de dosificación puede ser de 1 mg a 1000 mg de compuesto.
[0167] En algunas formas de realización, los métodos descritos en el presente documento comprenden la administración impulsada por eventos del compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, al sujeto.
[0168] Como se usa en el presente documento, los términos "impulsado por eventos" y "administración impulsada por eventos" se refieren a la administración del compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, (1) antes de un evento (p. ej., 2 horas, 1 día, 2 días, 5 días o 7 o más días antes del evento) que expondría al individuo al VIH (o que de otro modo aumentaría el riesgo del individuo de contraer el VIH); y/o (2) durante un evento (o más de un evento recurrente) que expondría al individuo al VIH (o que de otro modo aumentaría el riesgo del individuo de contraer el VIH); y/o (3) después de un evento (o después del evento final en una serie de eventos recurrentes) que expondría al individuo al VIH (o que de otro modo aumentaría el riesgo del individuo de contraer el VIH). En algunas formas de realización, la administración impulsada por eventos se realiza antes de la exposición del sujeto al VIH. En algunas formas de realización, la administración impulsada por eventos se realiza después de la exposición del sujeto al VIH. En algunas formas de realización, la administración impulsada por eventos se realiza antes de la exposición del sujeto al VIH y después de la exposición del sujeto al VIH.
[0169] En algunas formas de realización, el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra antes de la exposición del sujeto al VIH.
[0170] Un ejemplo de régimen de dosificación dirigido por eventos incluye la administración del compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, dentro de las 24 a 2 horas previas a la exposición al VIH (p. ej., primera actividad sexual con una pareja sexual que se sabe que es VIH positivo, incluidas las relaciones sexuales), seguido de la administración del compuesto de fórmula I, o una sal farmacéuticamente aceptable, cada 24 horas durante el período de exposición (p. ej., actividad sexual con una pareja sexual que se sabe que es VIH positivo), seguido de una administración adicional del compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, después de la última exposición (p. ej., actividad sexual con una pareja sexual que se sabe que es VIH positiva), y una última administración del compuesto de fórmula I, o una sal farmacéuticamente aceptable. sal aceptable del mismo, 24 horas después.
[0171] Otro ejemplo de un régimen de dosificación basado en eventos incluye la administración del compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, dentro de las 24 horas antes de la exposición al VIH (p. ej., actividad sexual con una pareja sexual que se sabe que es VIH positiva), luego la administración diaria durante el período de exposición (p. ej., actividad sexual con una pareja sexual que se sabe que es VIH positiva, incluida la última relación sexual), seguida de una última administración aproximadamente 24 horas después de la última exposición (que puede ser un aumento de la dosis, como una dosis doble).
[0172] En ciertas formas de realización, por ejemplo, cuando se administra como PrEP, el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra diariamente. En ciertas formas de realización, por ejemplo, cuando se administra como PrEP dirigida por eventos, el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra de 1 hora a 10 días, de 1 hora a 7 días, de 1 hora a 5 días, de 1 a 72 horas, 1 a 48 horas, 1 a 24 horas o 12 a 12 horas antes de un evento que aumentaría el riesgo del individuo de contraer el VIH (p. ej., antes de tener relaciones sexuales u otra exposición al virus del VIH). En algunas formas de realización, el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra dentro de los 10 días, 7 días, 5 días, 72 horas, 60 horas, 48 horas, 24 horas, 12 horas, 9 horas, 6 horas, 4 horas, 3 horas, 2 horas o 1 hora antes de un evento que aumentaría el riesgo del individuo de contraer el VIH (p. ej., antes de tener relaciones sexuales u otra exposición al virus del VIH). En ciertas formas de realización, cuando el compuesto de fórmula I, o una sal farmacéuticamente aceptable del mismo, se administra antes de un evento (p. ej., se administra antes del evento) que aumentaría el riesgo del individuo de contraer el VIH, se administra diariamente antes del evento (p. ej., actividad sexual). En ciertas formas de realización, cuando el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra antes de un evento que aumentaría el riesgo del individuo de contraer el VIH, se administra de una a tres veces antes del evento.
[0173] En algunas formas de realización, por ejemplo, cuando se administra como parte de un régimen de PrEP dirigido por eventos, el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra durante el tiempo de exposición al VIH. En determinadas formas de realización en las que el compuesto de fórmula I, se administra antes de la exposición, el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra diariamente (p. ej., como una dosis única) durante el tiempo de exposición al VIH (p. ej., durante el período de tiempo de actividad sexual con una pareja sexual que se sabe que es VIH positiva). En algunas formas de realización, el compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, se administra diariamente (p. ej., durante 1 a 7 días) después de la exposición final al VIH (p. ej., después de un período de actividad sexual con una pareja sexual que se sabe que es VIH positivo). En algunas formas de realización, la administración continúa durante 1 o 2 días después de la exposición final al VIH.
[0174] Se pueden encontrar ejemplos adicionales de PrEP y/o PEP, por ejemplo, en el resumen del ensayo clínico titulado "Profilaxis previa a la exposición antirretroviral bajo demanda para la infección por VIH en hombres que tienen sexo con hombres" (N.° de ensayo clínico NCT01473472); el resumen del ensayo clínico titulado "Prevención del VIH en íle-de-France" (Estudios clínicos n.° NCT03113123), y en Molina, et al. N. ingl. J.Med. 2015, 353:2237-2246.
[0175] En algunas formas de realización, los métodos para reducir el riesgo de contraer el VIH (p. ej., VIH-1 y/o VIH-2) comprenden la administración del compuesto de fórmula I, o una de sus sales farmacéuticamente aceptables, en combinación con prácticas sexuales. En ciertas formas de realización, los métodos para reducir el riesgo de contraer el VIH (p. ej., VIH-1 y/o VIH-2) comprenden la administración a un individuo con riesgo de contraer el VIH. Los ejemplos de personas con alto riesgo de contraer el VIH incluyen, entre otros, una persona con riesgo de transmisión sexual del VIH.
[0176] En algunas formas de realización, la reducción del riesgo de contraer el VIH es de al menos aproximadamente un 40 %, 50 %, 60 %, 70 %, 80 %, 90 % o 95 %. En algunas formas de realización, la reducción del riesgo de contraer el VIH es de al menos un 75 %. En algunas formas de realización, la reducción del riesgo de contraer el VIH es aproximadamente del 80 %, 85 % o 90 %.
Formulación
[0177] Las formulaciones adecuadas para la administración parenteral incluyen soluciones de inyección estériles acuosas y no acuosas que pueden contener antioxidantes, tampones, bacteriostáticos y solutos que hacen que la formulación sea isotónica con la sangre del receptor previsto; y suspensiones estériles acuosas y no acuosas que pueden incluir agentes de suspensión y agentes espesantes. En determinadas formas de realización, la suspensión es una microsuspensión. En determinadas formas de realización, la suspensión es una nanosuspensión.
[0178] En algunas formas de realización, las formulaciones adecuadas para administración parenteral (p. ej., administración intramuscular (IM) y subcutánea (SC)) incluirán uno o más excipientes. Los excipientes deben ser compatibles con los demás ingredientes de la formulación y fisiológicamente inocuos para el receptor de la misma. Los expertos en la técnica de la formulación parenteral conocen bien los ejemplos de excipientes adecuados y se pueden encontrar, por ejemplo, en Handbook of Pharmaceutical Excipients (eds. Rowe, Sheskey & Quinn), 6a edición 2009.
[0179] En ciertas formas de realización, el ingrediente activo (p. ej., un compuesto de fórmula I) está presente como un ácido libre.
[0180] En ciertas formas de realización, la composición farmacéutica descrita en el presente documento es una formulación parenteral. En determinadas formas de realización, la formulación se administra por vía subcutánea a un sujeto que lo necesite. En determinadas formas de realización, la formulación se administra por vía intramuscular a un sujeto que lo necesite.
[0181] La cantidad de ingrediente activo que se puede combinar con los ingredientes inactivos para producir una forma
de dosificación puede variar según el sujeto de tratamiento previsto y el modo particular de administración. Por ejemplo, en algunas formas de realización, una forma de dosificación para administración oral a seres humanos puede contener aproximadamente de 1 a 1000 mg de material activo formulado con una cantidad apropiada y conveniente de material portador (p. ej., ingrediente inactivo o material excipiente). En ciertas formas de realización, el material de soporte varía desde alrededor del 5 hasta alrededor del 95% de las composiciones totales (peso: peso).
[0182] Debe entenderse que, además de los ingredientes particularmente mencionados anteriormente, las composiciones de estas formas de realización pueden incluir otros agentes convencionales en la técnica teniendo en cuenta el tipo de composición en cuestión, por ejemplo, aquellos adecuados para la administración oral pueden incluir agentes saborizantes.
Abreviaturas
[0183] Las abreviaturas, tal como se utilizan en el presente documento, tienen los significados respectivos de la siguiente manera:
ACN acetonitrilo
ac. acuoso
AXI intercambio isocrático aniónico
AZ-H amilosa tris(3-cloro-4-metilfenilcarbamato)
AZT azidotimidina o zidovudina
atm atmósferas
Bn bencilo ampliamente neutralizante
bNAbs anticuerpos del VIH dicarbonato
Boc o BOC ferc-butoxicarbonilo
Boc2O dicarbonato de di-ferc-butilo
Cbz benciloxicarbonilo
CbzCl o Cbz-Cl cloroformiato de bencilo
Cp ciclopentadienilo
CC50 50% de concentración citotóxica
CCM medio de cultivo celular
Cp2TiMe2 dimetiltitatanoceno o bis(ciclopentadienil)dimetiltitanio o reactivo de Petasis
DBU 1,8-diazabiciclo[5.4.0]undec-7-eno
DCE dicloroetano
MCD diclorometano
dd doblete de dobletes
ddd doblete de doblete de dobletes
dddd doblete de doblete de doblete de dobletes
ddq doblete de doblete de cuartetos
ddt doblete de doblete de tripletes
DIPEA W,W-diisopropiletilamina
DMF dimetilformamida
DMP Peryodinano Dess Martin
DMSO dimetilsulfóxido
dpm dipivaloilmetanato o 2,2,6,6-tetrametil-3,5-heptanodionato
dq doblete de cuartetos
dt doblete de tripletes
dtd doblete de triplete de dobletes
CE50 mitad de la concentración efectiva máxima
Et retilo
Et2O dietil éter
EtaN trietilamina
EtOAc acetato de etilo
EtOH etanol
FBS suero bovino fetal (medio de cultivo)
Gen Generación
Grubbs Gen 1 Grubbs Catalyst™ 1a generación
H hora(s)
HATU Hexafluorofosfato de 2-(7-aza-1H-benzotriazoM-N)-1,1,3,3-tetra iTi etNuromo HPLC cromatografía líquida de alta presión
SA suero humano
Hz hercios
IA tris^^-dimetilfenilcarbamato) de amilosa
IB tris^^-dimetilfenilcarbamato) de celulosa
IPA alcohol isopropílico
LA acción prolongada
LCMS o LC-EM cromatografía líquida de espectrometría de masas
m multiplete
M Molar
Me metilo
MeCN acetonitrilo
Mel yoduro de metilo
MeLi metillitio
MeMgBr bromuro de metilmagnesio
MeOH metanol
Me2S sulfuro de dimetilo
MesS¡CHN2 (trimetilsilî diazometano
MHz megahercios
mín. minuto(s)
mmol milimol
pM micromolar
mmol micromol
mL mililitro
Mn(dpm)3 tris^ipivaloilmetanate^manganeso
EM espectroscopia de masas
MT-4 o MT4 metalotioneína 4 línea de células T humanas
m/z Masa a carga
N Normal
RMN resonancia magnética nuclear
OAc acetato
OD-H celulosa tris^^-dimetilfenilcarbamato)
p penteto
PA proteína ajustada
Ph fenilo
PhCHO benzaldehído
PhSiHa fenilsilano
ppm partes por millón
prep. Preparativo
q cuarteto
qd cuarteto de dobletes
rac racémico
rel (estereoquímica o configuración) relativa
RLuc Renilla luciferasa o Renilla-luciferina 2-monooxigenasa
RP fase inversa
RPMI Roswell Park Memorial Institute (medio de cultivo)
TA o T.A. temperatura ambiente
S singlete
SFC cromatografía de fluidos supercríticos
SGC cromatografía de gases solvatantes
STAB triacetoxiborohidruro de sodio
t triplete
td triplete de dobletes
tdd triplete de doblete de dobletes
TFA ácido trifluoroacético
THF tetrahidrofurano
Ti(OEt)4 titanio (IV) etóxido
TMS trimetilsililo
TLR receptor tipo toll
tt triplete de tripletes
UV ultravioleta
peso peso
[0184] Los compuestos reivindicados son los compuestos 25, 25-1,25-2, 26, 26-1, 26-2 y 35.
[0185] Los siguientes ejemplos se proporcionan con fines ilustrativos, no limitativos. Los compuestos distintos de los reivindicados se proporcionan como referencia.
EJEMPLOS
Ejemplo 1: Preparación de (S) y (R)-N-(2,4-difluorobencN)-13-hidroxi-1,12-dioxo-1,4,5,7,8,12-hexahidro-3H-2,8-metanopirido[1,2-d][1,4,7]oxadiazecina-11-carboxamida (1 -1, 1-2):
[0186]

Síntesis de 3-met¡len-1,5-oxazocano-5-carbox¡lato de terc-butilo (1a):
[0187] Una solución de N-(3-hidroxipropil)carbamato de terc-butilo (1005,4 mg, 5,74 mmol) en DMF (20 ml) se agitó en un baño de hielo y sal mientras se añadía en porciones hidruro de sodio al 60 % en aceite mineral (~526 mg, 13,2 mmol). Después de agitar durante 30 minutos en el baño frío, se añadió 3-cloro-2-(clorometil)prop-1-eno (0,61 ml, 5,80 mmol) durante 15 minutos usando una jeringa. La mezcla resultante se agitó a temperatura ambiente durante 2 h. La mezcla de reacción se apagó lentamente mediante la adición de agua con hielo y se diluyó con agua (~100 ml) antes de extraer el producto con acetato de etilo (2 x ~100 ml). Después de lavar los extractos orgánicos con agua (~100-150 ml x 1), las fracciones orgánicas se combinaron, se secaron sobre MgSO4, se filtraron y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-70% en hexano para proporcionar el compuesto del título. EM (m/z) 171,74 [M H ^ H b]*.
Síntesis de 3-oxo-1,5-oxazocano-5-carbox¡lato de terc-butilo (1b):
[0188] 3-metilen-1,5-oxazocano-5-carboxilato de terc-butilo (1a, 339 mg, 1,49 mmol) en metanol (10 ml) se agitó en un baño de -78 °C mientras se burbujeaba ozono a través de la mezcla hasta que apareció un color azul. Cuando apareció el color azul del ozono, se añadió sulfuro de dimetilo (5 mL) y la solución resultante se agitó a temperatura ambiente durante 2 h. La solución se concentró y el residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-100 % en hexano para proporcionar el compuesto del título. EM (m/z) 251,96 [M+Na]+.
Síntesis de 3-((terc-but¡lsulf¡n¡l)am¡no)-1,5-oxazocano-5-carbox¡lato de terc-butilo (1c):
[0189] Una solución de 1b (315 mg, 1,38 mmol), rac-2-metilpropano-2-sulfinamida (170,3 mg, 1,41 mmol) y etóxido de titanio (IV) (0,59 ml, 2,81 mmol) en THF (5,5 ml) se sometieron a reflujo en un baño a 70 °C durante 1 h. La mezcla de reacción se enfrió a temperatura ambiente y se enfrió adicionalmente a aproximadamente -50 °C antes de agregar L-Selectride 1 M en THF (5,5 ml). Después de 30 min, la mezcla de reacción se calentó lentamente a temperatura ambiente durante 2 h. La mezcla de reacción se enfrió nuevamente a 0 °C y se agregó metanol hasta que no hubo desprendimiento de gas. Se añadió salmuera a la solución con agitación vigorosa, la mezcla resultante se filtró a través de Celite® y los sólidos se lavaron con acetato de etilo. Después de extraer el filtrado con acetato de etilo (x 3), las fracciones orgánicas combinadas se lavaron con salmuera (x 1), se combinaron, se secaron sobre MgSO4, se filtraron y se concentraron. El residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 50-100 % en hexano, seguido de metanol al 0-20 % en acetato de etilo para proporcionar el compuesto del título. EM (m/z) 334,94 [M+H]+.
Síntesis de 13-metox¡-1.12-d¡oxo-1.4.5.7.8.12-hexah¡dro-3H-2.8-metanop¡r¡do[1.2-d1[1.4.71oxad¡azec¡na-11-carbox¡lato de metilo (1d):
[0190] Se agitó a temperatura ambiente una solución de 1c (274 mg, 0,82 mmol) en diclorometano (2 ml) mientras se añadía HCl 4 N en dioxano (4 ml). Después de 1 h, la suspensión resultante se concentró y se secó durante la noche. Al matraz que contenía el residuo se añadieron 3-metox¡-4-oxo-4H-p¡ran-2,5-d¡carbox¡lato de dimetilo (242,5 mg, 1,00 mmol) y bicarbonato de sodio (278,4 mg, 3,31 mmol) en agua (1 ml) y metanol (3 mL) y la mezcla resultante se agitó a temperatura ambiente durante 24 h y en un baño a 40 °C.
[0191] La mezcla de reacción se enfrió a temperatura ambiente, se concentró y el residuo se disolvió en DMF acuoso, se filtró y se purificó por HPLC preparativa (columna, Gemini 10|j C18 110A, a X i/; 250 x 21,2 mm) eluyendo 10-60 % de acetonitrilo (0,1 % TFA) en agua (0,1 % TFA) durante 20 minutos. Las fracciones combinadas se liofilizaron para proporcionar el compuesto del título. EM (m/z) 323,16 [M+H]+.
Síntesis_______ de_______ N-(2,4-d¡fluorobenc¡l)-13-metox¡-1,12-d¡oxo-1,4,5,7,8,12-hexah¡dro-3H-2,8-metanop¡r¡do[1,2-dlH^JIoxadiazecina-H-carboxamida (1e):
[0192] A una solución de 13-metox¡-1,12-d¡oxo-1,4,5,7,8,12-hexah¡dro-3H-2,8-metanop¡r¡o[1,2-d][1,4,7]oxad¡azec¡na-11-carboxilato de metilo (1d, 30,8 mg, 95,6 mmol) en metanol (0,5 ml) se añadió hidróxido de litio 1 N (0,2 ml) a temperatura ambiente y se agitó a temperatura ambiente durante 1 h. Después de acidificar la mezcla de reacción con HCl 1 N (~0,2 ml), la solución resultante se concentró a sequedad y se coevaporó con tolueno (x 3). Al residuo anterior se añadieron (2,4-difluorofenil)metanamina (26,1 mg, 182 jmol), 1-[b¡s(d¡met¡lam¡no)met¡leno]-1H-1,2,3-tr¡azolo[4,5-b]p¡r¡d¡n¡o 3-óxido de hexafluorofosfato (HATU, 62,2 mg, 163,5 jm ol) y DMF (1 ml) y se agitó a temperatura ambiente como N,N-diisopropiletilamina (0,1 ml, 574,1 mmol). Después de 1 h, la mezcla de reacción se disolvió en acetato de etilo y se lavó con solución saturada de cloruro de amonio (x 2), solución saturada de bicarbonato de sodio (x 2) y salmuera (x 1). Después de la ac. Las fracciones se extrajeron con acetato de etilo (x 1), las dos fracciones orgánicas se combinaron, se secaron sobre MgSO4, se filtraron y se concentraron. El residuo se disolvió en DMF, se filtró y se purificó mediante HPLC preparativa (columna, Gemini 10 j C18 110A, AXI/; 250 x 21,2 mm) eluyendo con 10-60 % de acetonitrilo (0,1 % TFA) en agua (0,1 % TFA) durante 20 minutos. Las fracciones combinadas se liofilizaron para proporcionar el compuesto del título. EM (m/z) 434,22 [M+H]+.
Síntesis de (rac), (S) y (ffl-N-(2,4-d¡fluorobenc¡l)-13-h¡drox¡-1,12-d¡oxo-1,4,5,7,8,12-hexah¡dro-3H-2,8-metanop¡r¡do[1,2-dlH^JIoxadiazecina-H-carboxamida (1, 1-1, 1-2):
[0193] A una solución de N-(2,4-d¡fluorobenc¡l)-13-metox¡-1,12-d¡oxo-1,4,5,7,8,12-hexah¡dro-3H-2,8-metanop¡r¡do[1,2-d][1,4,7]oxadiazecina-11-carboxamida (1e, 13,7 mg, 31,6 jm ol) en acetonitrilo (1 ml) se añadió bromuro de magnesio (16,2 mg, 88,5 mmol) a temperatura ambiente y la mezcla resultante se agitó en un baño a 50 °C. Después de 1 h, la mezcla de reacción se concentró y el residuo se trituró con HCl 2 N (~0,5 ml) y agua (~1,5 ml) a 0 °C. Después de la sonicación, la suspensión se diluyó con DMF (3 ml) para convertirla en una solución, antes de la filtración. La solución filtrada se purificó mediante HPLC preparativa (columna, Gemini 10 j C18 110A, AXI/; 250 x 21,2 mm) eluyendo con acetonitrilo al 10-60 % (0,1 % TFA) en agua (0,1 % TFA) durante 20 minutos. Las fracciones combinadas se liofilizaron para proporcionar el compuesto del título. e M (m/z) 420,23 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 6 10,31 (s, 1H), 8,40 (s, 1H), 7,40 (td, J = 8,8, 6,4 Hz, 1H), 6,93 (ddq, J = 10,8, 5,8, 2,8 Hz, 2H), 4,57 (d, J = 5,2 Hz, 2H), 4,43 - 4,26 (m, 2H), 4,07 (d, J = 33,0 Hz, 4H), 3,95 (dd, J = 14,9, 1,7 Hz, 1H), 3,75 (s, 1H), 3,13 (ddd, J = 13,9, 7,5, 4,6 Hz, 1H), 2,06-1,96 (m, 1H), 1,86 (s, 1H). 19F RMN (376 MHz, acetonitrilo-ds) 6-114,07 (p, J = 7,6 Hz), -116,55 (q, J = 8,7 Hz).
[0194] N-(2.4-difluorobencil)-13-hidroxi-1.12-dioxo-1.4.5.7.8.12-hexahidro-3H-2.8-metanopirido[1.2-d][1,4,7]oxadiazecina-11-carboxamida (1, 15 mg) se separó en sus enantiómeros individuales mediante cromatografía s Fc preparativa en una columna AZ-H usando codisolvente de etanol-TFA para proporcionar 1-1 y 1-2.
Ejemplo 2: Preparación de 13-hidroxi-1,12-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,7,8,12-hexahidro-3H-2,8-metanopirido[1,2-d][1,4,7]oxadiazecina-11-carboxamida (2):
[0195]

Síntesis de 13-metox¡- 1,12-d¡oxo-N-(2.4,6-tr¡fluorobenc¡l)-1.4.5.7.8.12-hexah¡dro-3H-2.8-metanop¡r¡do[1,2-d1[1.4.71oxad¡azec¡na-11-carboxam¡da (2a):
[0196] A una solución de metil 13-metoxi-1.12-dioxo-1.4.5.7.8.12-hexahidro-3H-2.8-metanopirido[1.2-dl[1.4.71oxadiazecina-11-carboxilato (1d. 32.7 mg. 101.5 jm ol) in metanol (0.5 mL) se añadió hidróxido de litio 1 N (0,2 mL) a temperatura ambiente y se agitó a temperatura ambiente durante 1 h. Después de acidificar la mezcla de reacción con HCl 1 N (~0.2 ml). la solución resultante se concentró a sequedad y se coevaporó con tolueno (x 3). Al residuo anterior se añadieron (2.4.6-trifluorofenil)metanamina (30.8 mg. 191.15 jmol). 1-[bis(dimetilamino)metileno1-1H-1.2.3-triazolo[4.5-b] hexafluorofosfato de 3-óxido de piridinio (HATU. 57.9 mg. 152.2 jmol) y DMF (1 ml) y se agitó a temperatura ambiente como N.N-diisopropiletilamina (0.1 ml. 574.1 jmol). Después de 1 h. la mezcla de reacción se disolvió en acetato de etilo y se lavó con solución saturada de cloruro de amonio (x 2). solución saturada de bicarbonato de sodio (x 2) y salmuera (x 1). Después de la ac. Las fracciones se extrajeron con acetato de etilo (x 1). las dos fracciones orgánicas se combinaron. se secaron sobre MgSO4. se filtraron y se concentraron. El residuo se disolvió en DMF. se filtró y se purificó mediante HPLC preparativa. dos veces (columna. Gemini 10|j C18 110A. AXI/; 250 x 21.2 mm) eluyendo con 10-60 % de acetonitrilo (0.1 % TFA) en agua (0.1 % TFA) más de 20 minutos. Las fracciones combinadas se liofilizaron para proporcionar el compuesto del título. EM (m/z) 452.23 [M+H]+.
Síntesis_______de_______13-hidroxi-1.12-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.7.8.12-hexahidro-3H-2.8-metanopirido[1.2-d1[1.4.71oxadiazec¡na-11-carboxam¡da (2):
[0197] A una solución de 13-metoxi-1.12-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.7.8.12-hexahidro-3H-2.8-metanopirido[1.2-d1[1.4.71oxadiazecina-11-carboxamida (2a, 9.3 mg. 20.6 jmol) en acetonitrilo (1 mL) se añadió bromuro de magnesio (16.2 mg. 88.0 jm ol) a temperatura ambiente y la mezcla resultante se agitó en un baño a 50 °C. Después de 30 min. la mezcla de reacción se enfrió y se concentró. y el residuo se disolvió en DMF (0.5 ml) y HCl 2 N (0.1 ml). Después de filtrar la solución. el filtrado se purificó mediante HPLC preparativa (columna. Gemini 10 j C18 110A. AXI/; 250 x 21.2 mm) eluyendo con acetonitrilo al 10-60 % (0.1 % TFA) en agua (0.1 % TFA) durante 20 minutos. Las fracciones combinadas se liofilizaron para proporcionar el compuesto del título. e M (m/z) 420.23 [M+H1+. 1H RMN (400 MHz. acetonitrilo-d3) 6 10.31 (s. 1H). 8.40 (s. 1H). 7.40 (td. J = 8.8. 6.4 Hz. 1H). 6.93 (ddq. J = 10.8. 5.8. 2.8 Hz. 2H). 4.57 (d. J = 5.2 Hz. 2H).
4.43 - 4.26 (m. 2H). 4.07 (d. J= 33.0 Hz. 4H). 3.95 (dd. J= 14.9. 1.7 Hz. 1H). 3.75 (s. 1H). 3.13 (ddd. J= 13.9. 7.5. 4.6 Hz.
1H). 2.06-1.96 (m. 1H). 1.86 (s. 1H). 19F RMN (376 MHz. acetonitrilo-ds) 6-114.07 (p. J = 7.6 Hz). -116.55 (q. J = 8.7 Hz).
Ejemplo 3: Preparación de (R) y (S)-(7R)-4,4-difluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencN)-1,4, 5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (3-1,3-2):
[0198]

Síntesis de 1-benc¡l-5.5-difluorop¡per¡d¡na-2-carbox¡lato (3b):
[0199] Una soluc¡ón de ác¡do 1-ferc-butox¡carbon¡l-5,5-d¡fluoro-p¡per¡d¡na-2-carboxíl¡co (3a, 1.999 g. 7.54 mmol) se d¡solv¡ó en metanol a 0 °C y se añad¡ó (tr¡met¡ls¡l¡l)d¡azometano 2 M en éter d¡etíl¡co (~10 ml) hasta que pers¡st¡ó el color amar¡llo. Después de 15 m¡n, se añad¡ó ác¡do acét¡co d¡lu¡do a la mezcla de reacc¡ón hasta que desaparec¡ó el color amar¡llo y la mezcla se concentró. El res¡duo resultante se pur¡f¡có med¡ante cromatografía en columna sobre gel de síl¡ce eluyendo con acetato de etilo al 0-30% en hexano para proporc¡onar 1 -(íerc-butíl) 2-met¡l 5,5-d¡fluorop¡per¡d¡na-1,2-d¡carbox¡lato.
[0200] Se d¡solv¡ó una soluc¡ón de 1 -(ferc-butíl) 2-met¡l 5.5-d¡fluorop¡per¡d¡na-1.2-d¡carbox¡lato (1,94 g, 6,93 mmol) en d¡clorometano (15 ml) y HCl 4 N en d¡oxano (15 mL) y se agitó a temperatura amb¡ente. Después de 3 h, la soluc¡ón se concentró y el res¡duo se d¡solv¡ó en una soluc¡ón saturada de b¡carbonato de sod¡o y el producto se extrajo con acetato de etilo (x 2). Los extractos orgán¡cos se lavaron con salmuera (x 1), se secaron sobre MgSO4, se f¡ltraron y se concentraron. El res¡duo se pur¡f¡có por cromatografía en columna sobre gel de síl¡ce eluyendo con acetato de et¡lo al 0 100 % en hexano para proporc¡onar 5,5-d¡fluorop¡per¡d¡na-2-carbox¡lato de met¡lo.
[0201] Una soluc¡ón de 5,5-d¡fluorop¡per¡d¡na-2-carbox¡lato de met¡lo (962 mg, 5,37 mmol) en DMF (15 ml) se ag¡tó a 0 °C como h¡druro de sod¡o al 60 % en ace¡te m¡neral (305 mg, 7,63 mmol) se añad¡ó en porc¡ones. Después de 30 m¡nutos a 0 °C, se añad¡ó bromuro de benc¡lo (0,96 ml, 8,1 mmol). Después de ag¡tar la mezcla de reacc¡ón a 0 °C durante 1 hora y a temperatura amb¡ente durante 1 hora, se añad¡eron a temperatura amb¡ente más h¡druro de sod¡o al 60 % en ace¡te m¡neral (150 mg, 3,75 mmol) y bromuro de benc¡lo (0,5 ml, 4,20 mmol). y se ag¡tó a temperatura amb¡ente durante 2,5 h. La mezcla de reacc¡ón se ¡nact¡vó con HCl 2 N (~4 mL) a 0 °C y se diluyó con soluc¡ón saturada de b¡carbonato de sod¡o (~100 mL) antes de extraer el producto con acetato de et¡lo (~100 mL x 2). Los extractos orgán¡cos se lavaron con agua (150 ml x 1), se comb¡naron, se secaron sobre MgSO4, se f¡ltraron, se concentraron y se pur¡f¡caron med¡ante cromatografía en columna sobre gel de síl¡ce eluyendo con acetato de etilo al 0-100 % en hexano para proporc¡onar el compuesto del título. EM (m/z) 270,10 [M+H]+.
Síntesis de 6-az¡do-1-benc¡l-3,3-d¡fluoroazepano (3c):
[0202] Una solución de 1-bencil-5,5-d¡fluoro-p¡per¡d¡na-2-carbox¡lato de metilo (1011 mg, 3,76 mmol) en THF (10 mL) se agitó a 0 °C mientras se añadía L¡AlH4 1 M (5 mL, 5 mmol). Después de 30 minutos a 0 °C, la mezcla de reacción se agitó vigorosamente a 0 °C y se inactivó mediante la adición gota a gota de agua (0,19 ml), NaOH al 15 % (0,19 ml) y agua (0,57 ml), secuencialmente, y se diluyó con éter etílico (~15 ml). Después de agitar vigorosamente la suspensión resultante durante 30 minutos a 0 °C, la mezcla se filtró a través de Celite® y el filtrado se trató con MgSO4 y se filtró nuevamente. El filtrado se concentró para proporcionar (1-bencil-5,5-difluoropiper¡din-2-il)metanol. EM (m/z) 242,10 [M+H]+.
[0203] Se disolvió (1-bencil-5,5-d¡fluoro-2-p¡per¡dil)metanol (606,6 mg, 2,51 mmol) en tolueno (10 ml) y se añadió cloruro de tionilo (3 ml, 41,1 mmol). La mezcla resultante se agitó a 60 °C. Después de 1,25 h, la mezcla de reacción se concentró y el residuo se disolvió en solución saturada de bicarbonato de sodio (~20 ml) y acetato de etilo (~25 ml). Después de separar dos fracciones, la fracción acuosa se extrajo con acetato de etilo (~25 ml x 1). Las fracciones orgánicas se lavaron con salmuera (~20 ml x 1), se combinaron, se secaron sobre MgSO4, se filtraron y se concentraron para proporcionar 1-bencil-2-(cloromet¡l)-5,5-d¡fluorop¡per¡d¡na sin purificar. EM (m/z) 260,10 [M+H]+.
[0204] El cloruro sin purificar y la azida de sodio (187 mg, 2,88 mmol) en DMSO (4 ml) se agitaron en un baño a 90 °C durante 4 h y se enfriaron a temperatura ambiente. La mezcla de reacción se diluyó con agua (~50 mL) y sodio saturado de solución de bicarbonato (~5 mL) y el producto se extrajo con acetato de etilo (~30 mL x 3). Los extractos se lavaron
con agua (~50 ml x 1), se combinaron, se secaron (Na2SO4) y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-10 % en hexano para proporcionar el compuesto del título. EM (m/z) 267,06 [M+H]+.
Síntesis_______ de_______ 12-(benciloxi)-4,4-difluoro-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (3d):
[0205] Una suspensión de 6-azido-1-bencil-3,3-difluoro-azepano (323 mg, 1,21 mmol) e hidróxido de paladio al 20 % sobre carbono (49 mg) en metanol (10 ml) y HCl concentrado (0,5 ml) se agitó en atmósfera de H2 durante 3 h. La mezcla de reacción se filtró a través de Celite® y se lavó con metanol. El filtrado y los lavados se combinaron y concentraron completamente para obtener diclorhidrato de 6,6-difluoroazepan-3-amina sin purificar.
[0206] Dihidrocloruro de 6,6-difluoroazepan-3-amina sin purificar (119,9 mg, 0,54 mmol), metil 3-(benciloxi)-4-oxo- 5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato (280,8 mg, 0,63 mmol) y bicarbonato de sodio (238,7 mg, 2,84 mmol) se disolvieron en metanol (5 mL) y agua (1 mL) y la solución resultante se agitó en un baño a 55 °C durante 20 H. La mezcla de reacción se concentró y el residuo se disolvió en acetato de etilo y agua. Después de separar dos fracciones, la fracción acuosa se extrajo con acetato de etilo (x 1) y las dos fracciones orgánicas se lavaron con agua (x 1), se combinaron, se secaron sobre MgSO4, se filtraron y se concentraron. El residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo con metanol al 0-5% en diclorometano para proporcionar un producto parcialmente purificado.
[0207] El producto parcialmente purificado se disolvió en DMF, se filtró y se purificó mediante HPLC preparativa (columna, Gemini 10|j C18 110A, AXI/; 250 x 21,2 mm) eluyendo con 30-90 % de acetonitrilo (0,1 % de TFA) en agua (0,1 % de % TFA) durante 20 min, y la fracción recolectada se liofilizó para producir el compuesto del título. EM (m/z) 548,14 [M+H]+.
Síntesis de (R) y (SH7R)-4,4-difluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (3-1. 3-2)
[0208] 12-(Benciloxi)-4,4-difluoro-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (3d, 140,7 mg) se separó en enantiómeros mediante cromatografía SFC preparativa en una columna IA utilizando metanol codisolvente para proporcionar 47,4 mg de 3d-1 y 46,9 mg de 3d-2. Los enantiómeros separados se disolvieron en tolueno (0,5 ml) y ácido trifluoroacético (3 ml) y se agitaron a temperatura ambiente durante 30 minutos. Las reacciones individuales se concentraron y el residuo se purificó usando cromatografía en columna sobre gel de sílice eluyendo con 0-14 % de metanol en diclorometano para proporcionar los compuestos del título respectivos. EM (m/z) 458,16 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 6 12,34 (s, 1H), 10,38 (s, 1H), 8,27 (s, 1H), 7,02 - 6,66 (m, 2H), 5,45 (s, 2H), 4,70 (ddt, J = 14,4, 11,6, 2,8 Hz, 1H), 4,59 (d, J = 5,8 Hz, 1H), 4,37 (dd, J = 13,5, 4,2 Hz, 1H), 4,04 (dd, J = 13,6, 8,2 Hz, 1H), 3,89 (ddt, J = 11,8, 7,8, 3,7 Hz, 1H), 3,19 (ddd, J = 31,8, 14,2, 1,9 Hz, 1H), 2,42 -2,22 (m, 1H), 2,22 -2,06 (m, 1H), 2,06-1,98 (m, 1H), 1,80-1,62 (m, 1H).
Ejemplo 4: Preparación de (R) y (S)-(7R)-N-(2,4-difluorobencN)-4,4-difluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (4-1,4-2):
[0209]

Síntesis de 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-4.4-d¡fluoro-1.11-d¡oxo-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (4a):
[0210] Dihidrocloruro de 6,6-difluoroazepan-3-amina sin purificar (116,7 mg, 0,52 mmol), metil 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato (273,2 mg, 0,64 mmol) y bicarbonato de sodio (225,7 mg, 2,69
mmol) se disolvieron en metanol (5 mL) y agua (1 mL) y la solución resultante se agitó en un baño a 55 °C durante 20 h. La mezcla de reacción se concentró y el residuo se disolvió en acetato de etilo y agua. Después de separar las dos fracciones, la fracción acuosa se extrajo con acetato de etilo (x 1) y las dos fracciones orgánicas se lavaron con agua (x 1), se combinaron, se secaron sobre MgSO4, se filtraron y se concentraron. El residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo con metanol al 0-5% en diclorometano para proporcionar un producto parcialmente purificado.
[0211] El producto parcialmente purificado se disolvió en DMF, se filtró y se purificó mediante HPLC preparativa (columna, Gemini 10|j C18 110A, AXI/; 250 x 21,2 mm) eluyendo con 30-90 % de acetonitrilo (0,1 % de TFA) en agua (0,1 % de % TFA) durante 20 min, y la fracción recolectada se liofilizó para producir el compuesto del título. EM (m/z) 530,12 [M+H]+.
Síntesis de (R) y (SH7R)-N-(2,4-difluorobencil)-4,4-difluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (4-1, 4-2):
[0212] 12-(Benciloxi)-N-(2,4-difluorobencil)-4,4-difluoro-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (4a, 133 mg) se separó en sus enantiómeros individuales mediante cromatografía SFC preparativa en una columna IA usando codisolvente de metanol para proporcionar 4a-1 y 4a-2. Los enantiómeros separados se disolvieron en tolueno (0,5 ml) y ácido trifluoroacético (3 ml) y se agitaron a temperatura ambiente durante 30 minutos. Las reacciones individuales se concentraron y el residuo se purificó usando cromatografía en columna sobre gel de sílice eluyendo con 0-14 % de metanol en diclorometano para proporcionar los compuestos del título. EM (m/z) 440.19 [M+H]+. 1H RMN (400 MHz, acetonitrilo d 3) 812,36 (s, 1H), 10,40 (s, 1H), 8,28 (s, 1H), 7,47 - 7,31 (m, 1H), 6,94 (ddq, J = 11,0, 5,2, 2,8 Hz, 2H), 4,71 (tt, J = 11,7, 2,8 Hz, 1H), 4,57 (d, J = 6,0 Hz, 2H), 4,38 (dd, J = 13,5, 4,2 Hz, 1H), 4,06 (dd, J = 13,6, 8,1 Hz, 1H), 3,90 (td, J= 8,2, 4,2 Hz, 1H), 3,20 (ddd, J = 31,8, 14,2, 1,9 Hz, 1H), 2,38 -2,22 (m, 1H), 2.19 -2,08 (m, 1H), 2,07-1,98 (m, 1H), 1,80-1,63 (m, 1H).
Ejemplo 5: Preparación de (R) y (S)-N-(2,4-difluorobencN)-13-hidroxi-1,12-dioxo-1,3,4,5,6,7,8,12- octahidro-2,8-metanopirido[1,2-a][1,4]diazecina-11-carboxamida (5-1, 5-2):
[0213]

[0214] Se cargó un vial con azocan-3-amina (0,13 g, 1,0 mmol), bicarbonato de sodio (66 mg, 0,79 mmol), metanol (3 mL) y agua (0,3 mL). Se añadió 3-metoxi-4-oxo-4H-piran-2,5-dicarboxilato de dimetilo (100 mg, 0,41 mmol) y la mezcla se agitó a 30 °C. Después de 2 h, la mezcla se concentró a sequedad y se purificó mediante cromatografía en columna flash (hexanos/EtOAc/MeOH) para proporcionar el compuesto del título. EM (m/z) 321,1 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d 3) 88,07 (s, 1H), 4,43 (ddd, J = 13,6, 8,8, 4,4 Hz, 1H), 4,18 (ddt, J = 7,9, 5,3, 2,2 Hz, 1H), 4,05 (s, 3H), 3,94 (dd, J = 14,4, 2,7 Hz, 1H), 3,85 (s, 3H), 3,65 (dd, J = 14,5, 2,1 Hz, 1H), 2,86 (ddd, J = 14,0, 6,2, 4,2 Hz, 1H), 2,16 (ddd, J = 15,1, 8,7, 5,4 Hz, 1H), 2,00-1,56 (m, 6H), 1,57-1,45 (m, 1H).
Síntesis de N-(2.4-d¡fluorobenc¡l)-13-metox¡-1.12-d¡oxo-1.3.4.5.6.7.8.12-octah¡dro-2.8-metanop¡r¡do[1.2-a1[1.41d¡azec¡na-11-carboxamida (5b):
[0215] Metil 13-metox¡-1,12-dioxo-1,3,4,5,6,7,8,12-octah¡dro-2,8-metanop¡r¡do[1,2-a][1,4]d¡azec¡na-11-carbox¡lato (80 mg, 0,25 mmol) se disolvió en metanol (3 ml) y se añadió NaOH 1 M (0,75 ml, 0,75 mmol). Después de 25 minutos, la reacción se inactivó mediante la adición de HCl 2 M y se concentró hasta sequedad. El residuo se disolvió en DCM (2 mL) con (2,4-difluorofenil)metanamina (54 mg, 0,37 mmol) y trietilamina (0,10 mL, 0,75 mmol). Se añadió HATU (114 mg, 0,30
mmol) y la mezcla se agitó a temperatura ambiente. Después de 15 minutos, la reacción se concentró hasta sequedad, se purificó mediante HPLC preparatoria (MeCN/agua con TFA al 0,1 %) y se liofilizó para proporcionar el compuesto del título. EM (m/z) 432,2 [M+H]+.
Síntesis de (8R) y (8S)-N-(2,4-difluorobencil)-13-hidroxi-1,12-dioxo-1,3,4,5,6,7,8,12-octahidro-2,8-metanopirido[1,2-a1[1,41diazec¡na-11-carboxam¡da (5-1, 5-2):
[0216] N-(2,4-d¡fluorobenc¡l)-13-metoxi-1,12-d¡oxo-1,3,4,5,6,7,8,12-octah¡dro-2,8-metanop¡r¡do[1,2-a][1,4]d¡azec¡na-11-carboxamida (43 mg) se separó en sus enantiómeros individuales mediante cromatografía SFC preparativa en una columna IB utilizando el codisolvente MeOH para proporcionar 5c-1 y 5c-2. Los enantiómeros separados se disolvieron en DMF (0,5 ml) con cloruro de litio (84 mg, 2,0 mmol) y se agitaron a 100 °C durante 1 hora. Las reacciones individuales se enfriaron a temperatura ambiente, se diluyeron con TFA acuoso, se purificaron mediante HPLC preparatoria (MeCN/agua con TFA al 0,1 %) y se liofilizaron para proporcionar los compuestos del título. EM (m/z) 418,2 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 610,47 (s, 1H), 8,37 (s, 1H), 7,43 (td, J = 9,3, 8,8, 6,5 Hz, 1H), 7,10 -6,83 (m, 2H), 4,60 (d, J = 5,8 Hz, 2H), 4,48 (tt, J = 6,1, 2,5 Hz, 1H), 4,25 (ddd, J = 13,6, 8,3, 5,2 Hz, 1H), 3,91 (dd, J = 14,5, 2,8 Hz, 1H), 3,80 (dd, J = 14,5, 2,1 Hz, 1H), 3,03 (ddd, J = 13,8, 6,0, 4,8 Hz, 1H), 2,30 -2,17 (m, 1H), 1,94-1,70 (m, 3H), 1,62-1,47 (m, 4H).
Ejemplo 6: Preparación de (7R,13R)-N-(2,4-difluorobencN)-12-hidroxi-13-metN-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (7):
[0217]

Síntesis de (R)-3-(dibencilam¡no)azepan-2-ona (7a):
[0218] (3R)-3-Aminoazepan-2-ona (1,51 g, 11,8 mmol) se combinó con benzaldehído (3,61 ml, 35 mmol) y tamices moleculares (4 g) en 1,2-DCE a 15 °C. Se añadió triacetoxiborohidruro de sodio (7,49 g, 35,3 mmol). Después de agitar durante 90 minutos, la mezcla se inactivó con bicarbonato de sodio acuoso y se filtró. La capa orgánica se separó, se secó sobre Na2SO4, se filtró, se concentró y se purificó mediante cromatografía en columna flash (hexanos/EtoAc) para proporcionar el compuesto del título. EM (m/z) 309,4 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 67,41 (d, J = 7,2 Hz, 4H), 7,37 - 7,30 (m, 4H), 7,27 - 7,19 (m, 2H), 5,64 (s, 1H), 4,09 (d, J = 14,4 Hz, 2H), 3,91 (d, J = 14,4 Hz, 2H), 3,44 (d, J = 10,1 Hz, 1H), 3,12 (dt, J = 14,0, 6,7 Hz, 1H), 2,92 (ddd, J = 15,3, 10,8, 5,4 Hz, 1H), 2,01 (d, J = 11,4 Hz, 2H), 1,96-1,65 (m, 2H), 1,53-1,32 (m, 2H).
Síntesis de (2R,3R)-N.N-d¡bencil-2-met¡lazepan-3-am¡na (7b):
[0219] (3R)-3-(Dibencilamino)azepan-2-ona (7a, 637 mg, 2,07 mmol) se suspendió en tolueno (20 mL) con trietilamina (0,57 mL, 4,1 mmol) a 0 °C. Se añadió gota a gota clorotrimetilsilano (0,29 ml, 2,3 mmol) en tolueno (3 ml). Después de 5 minutos, la mezcla se calentó a 50 °C y se agitó durante 3 h. La suspensión se enfrió a 5 °C y el precipitado se eliminó por filtración, aclarando con 1:1 de hexanos:éter. El sobrenadante se concentró a sequedad y se colocó bajo alto vacío durante la noche. El residuo se disolvió en éter (30 ml), se enfrió a -78 °C y se añadió lentamente MeLi 1,6 M (2,84 ml). La reacción se dejó calentar a temperatura ambiente y se añadió MeLi 1,6 M adicional (1 ml). Después de 3 h, la reacción se enfrió a 5 °C, se inactivó con cloruro de amonio acuoso y se diluyó con bicarbonato de sodio acuoso y acetato de etilo. La capa orgánica se eliminó, se secó sobre Na2SO4, se filtró y se concentró. La mezcla sin purificar se disolvió en DCM (50 ml) con tamices moleculares 3A de 5 g a 5 °C. Después de agitar durante 5 minutos, se añadió triacetoxiborohidruro de sodio (0,88 g, 4,1 mmol) y la reacción se agitó durante la noche, calentando lentamente hasta temperatura ambiente. La reacción se inactivó con bicarbonato de sodio acuoso y se filtró. La capa orgánica se separó, se secó sobre Na2SO4,
se filtró, se concentró y se purificó mediante cromatografía en columna flash (hexanos/EtOAc) para proporcionar el compuesto del título. EM (m/z) 309,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 87,48 (d, J = 7,2 Hz, 4H), 7,33 (dd, J = 8.3, 6,8 Hz, 4H), 7,24 (t, J = 7,2 Hz, 2H), 4,15 (d, J = 14,3 Hz, 2H), 3,53 (d, J = 14,3 Hz, 2H), 3,19 -3,01 (m, 1H), 2,96 -2,79 (m, 1H), 2,69 (dt, J = 10,4,6,1 Hz, 1H), 2,45 (td, J = 12,3, 3,1 Hz, 1H), 2,13 -2,00 (m, 1H), 1,94-1,68 (m, 3H), 1,58 1,38 (m, 1H), 1,28 (d, J = 6,9 Hz, 3H), 1,26-1,11 (m, 1H).
Síntesis de (7R, 13R)-12-(benciloxi)-N-(2,4-difluorobencil)-13-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (7c):
[0220] (2R,3R)-N,N-Dibencil-2-metil-azepan-3-amina (7b, 90 mg, 290 mmol) se combinó con Pd/C (10 % en peso, húmedo, E101 NE/W, 155 mg) en etanol (20 ml) y se agitó en una atmósfera de hidrógeno gaseoso durante 120 h. La mezcla se desgasificó con argón, se filtró a través de Celite® y se añadió HCl 2 M (2 ml). La solución se concentró a sequedad para proporcionar (2R,3R)-2-metilazepan-3-amina como su sal clorhidrato. EM (m/z) 129,2 [M+H]+.
[0221] Se disolvió diclorhidrato de (2R,3R)-2-metilazepan-3-amina (58 mg, 0,29 mmol) en metanol (3 ml) y agua (0,5 mL) con bicarbonato de sodio (151 mg, 1,79 mmol). Se añadió 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo (110 mg, 0,26 mmol) y la mezcla se agitó a 65 °C. durante 4 h. La mezcla se enfrió a temperatura ambiente, se concentró, se disolvió en DCM, se filtró, se concentró, se purificó mediante HPLC preparatoria (MeCN/agua con TFA al 0,1 %) y se liofilizó para proporcionar el compuesto del título. EM (m/z) 508,6 [M+H]+.
Síntesis de (1R.14R)-N-[(2.4-d¡fluorofen¡l)met¡l1-6-h¡drox¡-14-met¡l-5.8-d¡oxo-2,9-d¡azatr¡c¡clo[7.4.1.02.71tetradeca-3.6-dieno-4-carboxamida (7):
[0222] (7R,13R)-12-(Benciloxi)-N-(2,4-difluorobencil)-13-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (66 mg, 0,13 mmol) se disolvió en tolueno (1 ml) con TFA (2 ml). Después de 135 minutos, la reacción se concentró hasta sequedad, se purificó mediante HPLC preparatoria (MeCN/agua con TFA al 0,1 %) y se liofilizó para proporcionar el compuesto del título. El análisis de HPLC quiral reveló que era una mezcla de enantiómeros. EM (m/z) 418,4 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 8 10,43 (s, 1H), 8,43 (s, 1H), 7,44 (td, J = 9,3, 8,8, 6,5 Hz, 1H), 7,21 - 6,78 (m, 2H), 4,60 (d, J = 5,9 Hz, 2H), 4,44 (dt, J = 5,2, 2,2 Hz, 1H), 4,26 (ddd, J = 13.3, 8,9, 7,5 Hz, 1H), 3,86 (qd, J = 6,9, 1,7 Hz, 1H), 3,21 (ddd, J = 13,3, 7,4, 2,9 Hz, 1H), 2,13-1,99 (m, 1H), 1,89-1,60 (m, 1H), 1,28 (d, J = 15,2 Hz, 1H)), 1,22 (d, J = 6,9 Hz, 3H).
Ejemplo 7: Preparación de (7S, 13S)-12-hidroxi-13-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro -3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (8):
[0223]

[0224] (7S, 13S)-12-hidroxi-13-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxam¡da (8) se preparó de forma análoga a (7R,13R)-N-(2,4-difluorobencil)-12-hidroxi-13-metil-1,11-d¡oxo-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (7), comenzando con (S)-3-aminoazepan-2-ona y utilizando metil 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato en lugar de 3-(benciloxi)-5-((2,4- difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato. El análisis por HPLC indicó una mezcla de enantiómeros. EM (m/z) 436,2 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 810,40 (s, 1H), 8,43 (s, 1H), 6,98 -6,79 (m, 2H), 4,62 (d, J = 5,5 Hz, 2H), 4,52 -4,37 (m, 1H), 4,24 (ddd, J = 13,3, 8,9, 7,5 Hz, 1H), 3,86 (qd, J = 6,9, 1,7 Hz, 1H), 3,20 (ddd, J = 13,4, 7,4, 2,9 Hz, 1H), 2,06 -2,00 (m, 1H), 1,88-1,66 (m, 2H), 1,34-1,13 (m, 4H).
Ejemplo 8: Preparación de (7R,13S)-N-(2,4-difluorobencN)-12-hidroxi-13-metiM,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (9):
[0225]

Síntesis de (R)-3-(d¡benc¡lam¡no)-2-metilenazepano-1-carbox¡lato de tere-butilo (9a):
[0226] (3R)-3-(D¡bencilam¡no)azepan-2-ona (7a, 735 mg, 2,38 mmol) en 1,2-DCE con trietilamina (0,66 ml, 4,77 mmol), 4-(dimet¡lam¡no)p¡rid¡na (87 mg, 0,71 mmol) y Boc2O (780 mg, 3,6 mmol). La mezcla se agitó durante 3 días a 35 °C. Se añadieron más 4-(dimet¡lam¡no)pir¡d¡na (291 mg, 2,38 mmol) y Boc2O (630 mg, 2,9 mmol) y la mezcla se agitó a 60 °C durante 4,5 h. La mezcla se enfrió a 45 °C y se añadió más Boc2O (1040 mg, 4,77 mmol). La reacción se agitó durante la noche, se enfrió a temperatura ambiente y se inactivó con solución acuosa de cloruro de amonio. La capa orgánica se separó, se secó sobre Na2SO4, se filtró, se concentró y se purificó mediante cromatografía en columna flash (hexanos/EtOAc) para proporcionar (R)-3-(dibencilam¡no)-2-oxoazepano-1-carbox¡lato de terc-butilo. EM (m/z) 409,5 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 87,37 (d, J = 7,2 Hz, 4H), 7,30 (t, J = 7,4 Hz, 4H), 7,22 (t, J = 7,2 Hz, 2H), 4,12 - 4,07 (m, 1H), 4,05 (d, J = 14,5 Hz, 2H), 3,87 (d, J = 14,3 Hz, 2H), 3,63 -3,47 (m, 1H), 2,83 (dd, J = 15,4, 10,4 Hz, 1H), 2,03-1,68 (m, 3H), 1,55 (d, J = 0,8 Hz, 9H), 1,53-1,38 (m, 2H).
[0227] Se colocó (3R)-3-(dibencilam¡no)-2-oxo-azepane-1-carbox¡lato de tere-butilo (463 mg, 1,13 mmol) en un matraz de fondo redondo bajo argón y una solución de dimetil titanoceno (5 % en tolueno/THF, 16 ml). La mezcla se agitó a 80 °C durante 75 minutos, se enfrió a 15 °C y se inactivó con solución acuosa de bicarbonato de sodio. La capa orgánica se separó, se secó sobre Na2SO4, se filtró, se concentró y se purificó mediante cromatografía en columna flash (hexanos/EtOAc) para proporcionar el compuesto del título. Em (m/z) 407,5 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 8 7,41 (d, J = 7,2 Hz, 4H), 7,37 - 7,29 (m, 4H), 7,27 - 7,19 (m, 2H), 5,82 (d, J = 2,0 Hz, 1H), 5,17 (s, 1H), 3,97 (d, J = 14,0 Hz, 2H), 3,79 (dt, J = 14,1, 4,4 Hz, 1H), 3,47 (d, J = 14,0 Hz, 2H), 3,35 (dt, J = 9,9, 2,4 Hz, 1H), 2,85 (s, 1H), 1,95 (q, J = 16,1, 12,0 Hz, 2H), 1,69-1,58 (m, 1H), 1,55-1,47 (m, 1H), 1,38 (s, 9H), 1,25-1,16 (m, 1H).
Síntesis de (3R)-3-(bencilam¡no)-2-met¡l-azepano-1-carbox¡lato de terc-butilo (9b):
[0228] (3R)-3-(dibencilam¡no)-2-met¡leno-azepano-1-carbox¡lato de terc-butilo (9a, 256 mg, 0,63 mmol) se combinó en isopropanol (3 ml) con hidroperóxido de terc-butilo (5-6 M en decano, 214 ml) y fenilsilano (78 pl, 0,63 mmol) bajo argón. Se añadió tris(dip¡valo¡lmetanato)manganeso (34 mg, 0,056 mmol) y la reacción se agitó a temperatura ambiente. Después de 1 h, se añadió Tris(dip¡valo¡lmetanato)manganeso adicional (11 mg, 0,019 mmol) y se continuó agitando. Después de 30 minutos adicionales, la reacción se concentró y se purificó mediante cromatografía en columna flash (hexanos/EtOAc) para proporcionar el compuesto del título como una mezcla de diastereoisómeros. EM (m/z) 319,3 [M+H]+.
Síntesis_______ de_______ (7R)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-13-met¡l-1,11-d¡oxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (9c):
[0229] (3R)-3-(bencilamino)-2-met¡l-azepano-1-carbox¡lato de terc-butilo (138 mg, 433 mmol) se combinó con Pd/C (10 % en peso, húmedo, E101 NE/W, 138 mg) en etanol (10 ml) en una atmósfera de hidrógeno gaseoso y se agitó vigorosamente durante la noche. La reacción se filtró a través de Celite® y se concentró a sequedad para proporcionar terc-butil (3R)-3-amino-2-metil-azepane-1-carboxilato. EM (m/z) 229,0 [M+H]+. Este material se disolvió en metanol (5 mL) y agua (0,5 mL) y se añadió bicarbonato de sodio (146 mg, 1,73 mmol), seguido de metil 3-bencilox¡-5-[(2,4-difluorofen¡l)met¡lcarbamo¡l]-4-oxo-p¡ran-2-carbox¡lato (186 mg, 0,43 mmol). La mezcla se agitó a 45 °C durante 5 minutos, se calentó a 65 °C y se agitó durante 40 minutos. La reacción se enfrió a temperatura ambiente, se concentró a sequedad, se disolvió en DCM, se secó sobre Na2SO4, se filtró y se concentró. El residuo se disolvió en tolueno (4 ml) y se añadió TFA (2 ml). La reacción se concentró hasta sequedad, se disolvió en metanol (5 ml) y se añadió trietilamina (2 ml). La
mezcla se calentó a 60 °C y se agitó durante la noche. La reacción se concentró hasta sequedad, se purificó mediante HPLC preparatoria (MeCN/agua con TFA al 0,1 %) y se liofilizó para proporcionar el compuesto del título como una mezcla de diastereómeros, siendo el isómero principal (7R,13S)-12-(benciloxi)-N-(2,4-difluorobencil)-13-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida. EM (m/z) 508,4 [M+H]+.
Síntesis_______ de_______ (7R,13S)-N-(2,4-difluorobencil)-12-hidroxi-13-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (9):
[0230] (1R)-6-Benc¡lox¡-N-[(2,4-d¡fluorofen¡l)met¡l]-14-met¡l-5,8-d¡oxo-2,9-diazatr¡c¡clo[7.4.1.02,7]tetradeca-3,6-d¡eno-4-carboxamida (99 mg, 0,20 mmol) se disolvió en 4 ml de tolueno y 2 ml de TFA, y agitado a 30 °C. Después de 1 h, la reacción se concentró, se purificó mediante HPLC preparatoria (MeCN/agua con TFA al 0,1 %) y se liofilizó para proporcionar el compuesto del título. EM (m/z) 418,3 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 610,42 (s, 1H), 8,38 (s, 1H), 7,51 - 7,35 (m, 1H), 7,09 - 6,91 (m, 2H), 4,60 (d, J = 5,8 Hz, 2H), 4,44 (d, J = 4,4 Hz, 1H), 4,37 (dt, J = 14,3, 9,4 Hz, 1H), 4,24 -4,14 (m, 1H), 2,23 -2,05 (m, 2H), 2,04-1,98 (m, 1H), 1,78-1,62 (m, 2H), 1,50 (d, J = 7,4 Hz, 3H), 1,19-1,02 (m, 1H).
Ejemplo 9: Preparación de (7S- y 7R-)-6,6-difluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencN)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (10-1, 10-2):
[0231]
Síntesis a1[1,41 di
[0232] Se cargó un vial con metil 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato (350 mg, 0,78 mmol), 3-amino-4-hidroxiazepane-1-carboxilato de terc-butilo (180 mg, 0,78 mmol) y bicar de sodio bonato (131 mg, 1,56 mmol). Se añadieron metanol (3,5 ml), agua (3,5 ml) y 2-metiltetrahidrofurano (2 ml). La mezcla de reacción se agitó a temperatura ambiente durante la noche y se repartió entre HCl 1 N y acetato de etilo. La capa orgánica se separó y se concentró a sequedad. El residuo se disolvió en 1 mL de DCM y 3 mL de HCl 4 N en dioxano, y la solución se agitó a temperatura ambiente durante 2 h para eliminar el grupo protector Boc y se concentró a sequedad. Al residuo se le añadieron 10 mL de etanol y DBU (0,47 mL, 3,12 mmol). La mezcla de reacción se calentó a 120 °C durante 30 minutos en microondas. Después de enfriar a temperatura ambiente, la mezcla de reacción se repartió entre HCl 1 N y acetato de etilo. La capa orgánica se separó y se concentró a sequedad para dar el compuesto del título. EM (m/z) 528,17 [M+H]+.
Síntesis de 12-(benc¡lox¡)-1.6.11-tr¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (10b):
[0233] A una solución de 12-(benciloxi)-6-hidroxi-1,1-dioxo-N-(2,4, 6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (10a) (320 mg, 0,61 mmol) en DCM seco (15 ml) se añadió peryodinano de Dess Martin y la mezcla se agitó durante 20 minutos a temperatura ambiente. Se añadió DCM y la fase orgánica se lavó dos veces con solución de tiosulfato de sodio al 10 %, dos veces con NaOH 0,5 N y con salmuera. La fase orgánica se secó y evaporó. El residuo se purificó por cromatografía en gel de sílice eluyendo con metanol en DCM
para producir el compuesto del título. EM (m/z) 526,28 [M+H]+.
Síntesis_______ de_______ 12-(benciloxi)-6.6-difluoro-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanopirido[1.2-a1[1.41diazonina-10-carboxamida(10c):
[0234] A una solución de 12-(benciloxi)-1.6.11-trioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanopirido[1.2-a1[1.41diazonina-10-carboxamida (10b) (200 mg. 0.38 mmol) en DCM (5 ml) enfriado a -78 °C en argón se añadió Deoxo-Fluor® (1.1 mmol. 0.42 ml. 50 % en tolueno) en argón. La mezcla resultante se agitó a -78 °C y se dejó calentar gradualmente a temperatura ambiente durante la noche. La mezcla se enfrió a -78 °C y se añadió Deoxo-Fluor® (0.76 mmol. 0.28 ml. 50 % en tolueno) bajo argón. La mezcla de reacción se agitó a temperatura ambiente durante 1 día y se diluyó con DCM. La mezcla se enfrió en un baño de hielo/agua y se inactivó mediante la adición gota a gota de bicarbonato de sodio acuoso saturado. La mezcla resultante se agitó durante 1 hora. se añadió más bicarbonato sódico acuoso saturado y se continuó agitando durante 10 minutos hasta que cesó el burbujeo. La capa orgánica se separó. se secó sobre Na2SÜ4 y se filtró. El filtrado se concentró a sequedad. El residuo se purificó mediante cromatografía en gel de sílice eluyendo con EtOAc/hexano y se purificó mediante HPLC preparatoria (MeCN/agua con TFA al 0.1 %) y se liofilizó para proporcionar el compuesto del título. EM (m/z) 548.25 [M+H]+.
Síntesis de (7S- y 7R-)-6.6-difluoro-12-hidroxi-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanop¡r¡do[1.2-a1[1.41diazon¡na-10-carboxam¡da (10-1, 10-2):
[0235] 12-(Benciloxi)-6.6-difluoro-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanopirido[1.2-a1[1. La 41diazonina-10-carboxamida (10c, 40 mg) se separó en sus enantiómeros individuales mediante cromatografía SFC preparativa en una columna IA utilizando el codisolvente MeOH para proporcionar 10c-1 y 10c-2. Los enantiómeros separados se disolvieron en 0.5 ml de tolueno y 1 ml de TFA y se agitaron a temperatura ambiente durante 1 hora. La mezcla de reacción se concentró y purificó mediante RP-HPLC eluyendo con ACN/agua (0.1 % TFA) para proporcionar los compuestos del título. Pico 1: EM (m/z) 458.12 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 810.63 (s. 1H). 10.26 (t. J = 5.8 Hz. 1H). 8.48 (s. 1H). 7.22 (t. J = 8.7 Hz. 2H). 5.26 - 5.17 (m. 1H). 4.58 (d. J = 5.8 Hz. 2H). 4.20 (dt. J = 13.3. 8.7 Hz.
1H). 4.07 -3.97 (m. 1H). 3.87 (dd. J = 15.5. 1.9 Hz. 1H). 3.18 (dd. J = 13.3. 6.7 Hz. 1H). 2.21 (s. 1H). 2.05-1.83 (m. 2H).
1.60 (dt. J = 34.9. 14.0 Hz. 1H). Pico 2: EM (m/z) 458.13 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 810.63 (s. 1H). 10.27 (t. J = 5.8 Hz. 1H). 8.48 (s. 1H). 7.22 (t. J = 8.7 Hz. 2H). 5.21 (d. J = 8.0 Hz. 1H). 4.58 (d. J = 5.8 Hz. 2H). 4.32 -4.15 (m.
1H). 4.10 -3.94 (m. 1H). 3.87 (dd. J = 15.5. 2.0 Hz. 1H). 3.18 (dd. J = 13.4.6.6 Hz. 1H). 2.22 (s. 1H). 1.92 (d. J = 8.1 Hz.
2H). 1.71-1.43 (m. 1H).
Ejemplo 10: Preparación de 6,12-dihidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (11):
[0236]

[0237] 12-(Benciloxi)-6-hidroxi-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanopirido[1.2-a1[1.41diazonina-10-carboxamida (10a) (20 mg) se disolvió en 0.3 ml de tolueno y 0.6 ml de TFA y se agitó a temperatura ambiente durante 30 minutos. La mezcla de reacción se concentró a sequedad y el residuo se purificó mediante RP-HPLC eluyendo con ACN/agua (0.1 % TFA) para proporcionar el compuesto del título. EM (m/z) 438.18 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 810.74 (s. 1H). 10.44 (t. J = 5.8 Hz. 1H). 8.28 (s. 1H). 7.28 -7.15 (m. 2H). 4.57 (d. J = 5.6 Hz. 3H). 4.13 (dt. J = 13.2. 9.2 Hz. 1H). 3.91 -3.78 (m. 2H). 3.62 (dd. J = 15.0. 1.6 Hz. 1H). 3.12 (dt. J = 13.1. 4.5 Hz. 1H). 1.84 (d. J = 6.8 Hz. 2H). 1.66 (d. J = 14.5 Hz. 1H). 1.02 (td. J = 14.4. 13.5. 5.8 Hz. 1H).
Ejemplo 11: Preparación de N-(2,4-difluorobencil)-6,12-dihidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (12):
[0238]

Síntesis de 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxamida (12a):
[0239] 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41 d¡azon¡na-10-carboxam¡da (12a) se preparó de forma s¡m¡lar al compuesto 10a ut¡l¡zando 3-(benc¡lox¡)-5-((2.4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo. EM (m/z) 510.23 [M+H]+.
Síntes¡s______de______N-(2.4-d¡fluorobenc¡l)-6.12-d¡h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexahydro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (12):
[0240] El compuesto del título se preparó de manera s¡m¡lar al compuesto 11 usando el compuesto 12a. EM (m/z) 420.15 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 810.77 (s. 1H). 10.43 (t. J = 5.9 Hz. 1H). 8.31 (s. 1H). 7.41 (td. J = 8.7. 6.6 Hz.
1H). 7.25 (ddd. J = 10.6. 9.3. 2.6 Hz. 1H). 7.12 - 7.02 (m. 1H). 5.37 (s. 1H). 4.61 -4.52 (m. 3H). 4.20 -4.08 (m. 1H). 3.86 (td. J = 14.0. 13.0. 4.4 Hz. 2H). 3.68 -3.59 (m. 1H). 3.17 -3.09 (m. 1H). 1.85 (d. J = 7.4 Hz. 2H). 1.68 (d. J = 14.9 Hz. 1H).
1.04 (s. 1H).
Ejemplo 12: Preparación de N-(2,4-difluorobencN)-6-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (13):
[0241]

Síntes¡s de 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-fluoro-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (13a):
[0242] A una soluc¡ón de 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (12a, 47 mg. 0.092 mmol) se añad¡ó en DCM (3 mL) enfr¡ado a -78 °C bajo argón Deoxo-Fluor® (0.14 mmol. 0.05 mL. 50 % en tolueno) bajo argón. La mezcla resultante se ag¡tó a -78 °C y se dejó calentar gradualmente a temperatura amb¡ente durante la noche. La mezcla se enfr¡ó a -78 °C y se añad¡ó DeoxoFluor® (0.14 mmol. 0.05 ml. 50 % en tolueno) bajo argón. La mezcla de reacc¡ón se ag¡tó a temperatura amb¡ente durante 2 h y se d¡luyó con DCM. La mezcla se enfr¡ó en un baño de h¡elo/agua y la reacc¡ón se ¡nact¡vó med¡ante la ad¡c¡ón gota a gota de b¡carbonato de sod¡o acuoso saturado. La mezcla resultante se agitó durante 1 hora y se añad¡ó más b¡carbonato de sod¡o acuoso saturado. y la ag¡tac¡ón cont¡nuó durante 10 m¡nutos hasta que cesó el burbujeo. La capa orgán¡ca se separó. se secó sobre Na2SO4 y se f¡ltró. El f¡ltrado se concentró a sequedad para dar el compuesto del título. EM (m/z) 512.22 [M+H1+.
Síntes¡s de N-(2.4-d¡fluorobenc¡l)-6-fluoro-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (13):
[0243] El compuesto del título se preparó de manera similar al compuesto 11 usando 13a. EM (m/z) 422,18 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,61 (s, 1H), 10,33 (t, J = 5,9 Hz, 1H), 8,60 (s, 1H), 7,41 (td, J = 8,7, 6,6 Hz, 1H), 7,25 (td, J = 9,6, 2,6 Hz, 1H), 7,07 (td, J = 8,7, 2,5 Hz, 1H), 5,10 - 5,03 (m, 1H), 4,98 - 4,89 (m, 1H), 4,56 (d, J = 6,0 Hz, 2H), 4,13 (dt, J = 13,2, 7,9 Hz, 1H), 3,90 (d, J = 15,0 Hz, 1H), 3,83 (dd, J = 15,1, 2,0 Hz, 1H), 3,13 (ddd, J = 13,2, 7,1, 2,9 Hz, 1H), 2,18 -2,05 (m, 1H), 2,04 (s, 1H), 1,82-1,64 (m, 1H), 1,53-1,20 (m, 1H).
Ejemplo 13: Preparación de (6S,7R)-N-(2,4-difluorobencN)-6,12-dihidroxi-6-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (6R,7S)-N-(2,4-difluorobencil)-6,12-dihidroxi-6-metil-1,11-dioxo-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (14 1, 14-2):
[0244]

Síntesis de 3-(((benc¡lox¡)carbon¡l)amino)-4-h¡drox¡azepano-1-carbox¡lato de bencilo (14b):
[0245] A una solución de 3-amino-4-hidroxiazepano-1-carboxilato de bencilo (1,1 g, 4,16 mmol) y Na2CO3 (310 mg, 4,99 mmol) en dioxano (7 mL) y agua (7 mL) se añadió Cbz-Cl (0,7 mL, 4,99 mmol) a 0 °C. La mezcla de reacción se calentó a temperatura ambiente y se agitó durante 3 h. Se añadió acetato de etilo. La capa orgánica se separó, se lavó con salmuera, se secó (sulfato de sodio), se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía en gel de sílice eluyendo con hexano/acetato de etilo para dar el compuesto del título. EM (m/z) 399,26 [M+H]+.
Síntesis de bencilo (S) y (R)-3-(((benc¡lox¡)carbon¡l)amino)-4-oxoazepano-1-carbox¡lato (14C-1 y 14C-2):
[0246] A una solución de bencilo 3-(((benciloxi)carbonil)amino)-4-hidroxiazepano-1-carboxilato (14b) (760 mg, 1,9 mmol) en 5 ml de DCM se añadió peryodinano de Dess Martin (1,2 g, 2,8 mmol). La mezcla de reacción se agitó durante 30 minutos a temperatura ambiente. Se añadió DCM y la fase orgánica se lavó dos veces con solución de tiosulfato de sodio al 10 %, dos veces con NaOH 0,5 M y con salmuera. La fase orgánica se secó y evaporó. El residuo se purificó mediante SGC eluyendo con EtOAc/hexano para proporcionar 3-(((benciloxi)carbonil)amino)-4-hidroxiazepano-1-carboxilato de bencilo (14c). EM (m/z) 397,53 [M+H]+. El compuesto 14c se separó en enantiómeros individuales mediante cromatografía SFC preparativa en una columna IA usando el codisolvente MeOH para proporcionar 14c-1 y 14c-2.
Síntesis de ((3S,4R) y (3R, 4S)-4-hidrox¡-4-metilazepan-3-¡l)carbamato de bencilo (14d-1, 14d-2):
[0247] A un matraz se añadió metilo de Grignard (1,02 mL, 3,05 mmol, [3 M en Et2O]) a 0 °C. Se añadió lentamente mientras se agitaba una solución de 14c-1 o 14c-2 (302 mg, 0,76 mmol) en 1 ml de THF. La reacción se dejó calentar a
temperatura ambiente y se agitó durante la noche. La reacción se detuvo con NH4CI y se extrajo en acetato de etilo, se lavó con salmuera, se secó con MgSO4, se filtró y el solvente se eliminó al vacío para producir bencilo ((3S,4R)-4-hidroxi-4-metilazepan-3-il) carbamato o ((3R,4S)-4-hidroxi-4-metilazepan-3-il)carbamato de bencilo. EM (m/z) 413,50 [M+H]+.
[0248] El residuo se disolvió en etanol absoluto y se burbujeó en atmósfera de argón. El hidróxido de paladio (101 mg, 20 % en peso de Pd) se añadió y la mezcla se burbujeó en una atmósfera de hidrógeno (1 atm, globo). La mezcla se agitó vigorosamente durante un fin de semana y se burbujeó en atmósfera de argón. Se filtró a través de una almohadilla de Celite®. El Celite® se lavó con etanol absoluto y el filtrado se concentró al vacío para producir los compuestos del título. EM (m/z) 145,16 [M+H]+.
Síntesis de (6S,7R) y (6R,7S)-N-(2,4-difluorobencil)-6,12-dihidroxi-6-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (14-1, 14-2):
[0249] Los compuestos del título se prepararon de manera similar al compuesto 12 usando los compuestos 14d-1 y 14d-2. EM (m/z) 434,15 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 8 10,80 (s, 1H), 10,46 (t, J = 6,0 Hz, 1H), 8,34 (s, 1H), 7,41 (td, J = 8,7, 6,6 Hz, 1H), 7,25 (ddd, J = 11,7, 9,4, 2,6 Hz, 1H), 7,08 (td, J = 8,6, 2,7 Hz, 1H), 4,99 (s, 1H), 4,56 (d, J = 5,9 Hz, 2H), 4,30 (s, 1H), 4,15 (dt, J = 13,0, 8,8 Hz, 1H), 3,85 (dd, J = 15,2, 3,0 Hz, 1H), 3,68 (dd, J = 15,2, 1,7 Hz, 1H), 3,10 (dt, J = 13,0, 4,8 Hz, 1H), 1,81 (d, J = 7,2 Hz, 2H), 1,47 (d, J = 15,4 Hz, 1H), 1,35 (s, 3H), 1,23 (dt, J = 14,4,6,5 Hz, 1H).
Ejemplo 14: Preparación de (6R,7S) y (6S, 7R)-6-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (15-1, 15-2):
[0250]

Síntesis de (7S), y (7R)-12-(benciloxi)-1,6,11-trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (15a-1, 15a-2):
[0251] 12-(benciloxi)-1,6,11-trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxam¡da (10b) (350 mg) se separó en sus enantiómeros individuales mediante cromatografía SFC preparativa en una columna IA utilizando el codisolvente MeOH para proporcionar 15a-1 y 15a-2. EM (m/z) 526,00 [M+H1+.
Síntesis de (6S, 7S) y (6R.7R)-12-(benc¡lox¡)-6-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (15b-1,15b-2):
[0252] A una solución de 15a -1 o 15a-2 (150 mg, 0,285 mmol) en 7 ml de metanol se añadió NaBH4 (21,6 mg, 0,57 mmol) a 0 °C. La reacción se agitó durante 30 minutos a temperatura ambiente. La reacción se inactivó con HCl 1 N y se extrajo con DCM. La fase orgánica se secó sobre MgSO4 y se concentró a sequedad para dar los compuestos del título. EM (m/z) 528,26 [M+H1+.
Síntesis de (6R.7S) y (6S,7R)-6-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (15-1, 15-2):
[0253] Los compuestos del título se prepararon de forma similar a compuesto 13, usando los compuestos 15b-1 y 15b-2.
15-1: EM (m/z) 440,22 [M+H1+. 1H RMN (400 MHz, DMSO-d6g) 8 10,59 (s, 1H), 10,35 (t, J = 5,8 Hz, 1H), 8,58 (s, 1H), 7,28 - 7,15 (m, 2H), 5,12 - 4,78 (m, 2H), 4,65 - 4,50 (m, 2H), 4,18 - 4,06 (m, 1H), 3,89 -3,80 (m, 2H), 3,12 (ddd, J = 13,2, 7,2, 2,9 Hz, 1H), 2,19-1,95 (m, 2H), 1,79-1,70 (m, 1H), 1,56-1,21 (m, 1H). 15-2: EM (m/z) 440,20 [M+H1+. 1H RMN (400 MHz, DMSO-d6g) 8 10,57 (s, 1H), 10,35 (t, J = 5,8 Hz, 1H), 8,58 (s, 1H), 7,28 - 7,15 (m, 2H), 5,12 -4,81 (m, 2H), 4,65 -4,50 (m, 2H), 4,12 (dt, J = 13,3, 8,1 Hz, 1H), 3,89 (d, J = 15,0 Hz, 1H), 3,86 -3,77 (m, 1H), 3,12 (ddd, J = 13,1, 7,0, 2,9 Hz, 1H), 2,22-1,95 (m, 2H), 1,79-1,70 (m, 1H), 1,50-1,28 (m, 1H).
Ejemplo 15: Preparación de (7S), y (7R)-N-(2,4-difluorobencil)-6,6-difluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (16-1, 16-2):
[0254]

Síntesis de (7S). y (7R)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.6.11-tr¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (16a-1, 16a-2):
[0255] 12-(Benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.6.11-tr¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (16a) se preparó de manera s¡m¡lar al compuesto 10b usando 3-(benc¡lox¡)-5-((2.4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo (16a). EM (m/z) 508.15 [M+H]+. El compuesto 16a se separó en sus enant¡ómeros ¡nd¡v¡duales med¡ante cromatografía SFC preparat¡va en una columna OD-H usando cod¡solvente IPA-NH3 para proporc¡onar 16a-1 y 16a-2.
Síntes¡s de (7S). y (7R)-N-(2A-d¡fluorobenc¡l)-6.6-d¡fluoro-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (16-1, 16-2):
[0256] Los compuestos del título se prepararon de manera s¡m¡lar a los compuestos 10-1 y 10-2 usando 16a-1 y 16a-2.
16-1: EM (m/z) 440.20 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 8 10.64 (s. 1H). 10.24 (t. J = 6.0 Hz. 1H). 8.50 (s. 1H).
7.42 (td. J = 8.6. 6.6 Hz. 1H). 7.26 (ddd. J = 10.5. 9.4. 2.6 Hz. 1H). 7.07 (td. J = 8.5. 7.6. 4.2 Hz. 1H). 5.24 (s. 1H). 4.56 (d. J = 5.8 Hz. 2H)). 4.27 - 4.15 (m. 1H). 4.04 (d. J = 16.5 Hz. 1H). 3.92 -3.83 (m. 1H). 3.19 (dd. J = 13.2. 6.8 Hz. 1H). 2.22 (s.
1H). 1.96 (d. J = 21.8 Hz. 2H). 1.71-1.54 (m. 1H). 16-2: EM (m/z) 440.27 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 810.64 (s. 1H). 10.24 (t. J = 5.9 Hz. 1H). 8.50 (s. 1H). 7.42 (td. J = 8.7. 6.6 Hz. 1H). 7.31 - 7.20 (m. 1H). 7.07 (td. J = 8.4. 2.7 Hz.
1H). 5.24 (s. 1H). 4.56 (d. J = 5.9 Hz. 2H). 4.21 (q. J = 10.2. 9.7 Hz. 1H). 4.04 (d. J = 15.8 Hz. 1H). 3.88 (dd. J = 15.4. 2.0 Hz. 1H). 3.18 (dd. J = 13.1.6.7 Hz. 1H). 2.22 (s. 1H). 1.97 (d. J = 22.4 Hz. 2H). 1.62 (dd. J = 35.1. 14.3 Hz. 1H).
Ejemplo 16: Preparación de N-(2,4-difluorobencil)-6-fluoro-12-hidroxi-6-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (17-1a) y N-(2,4-difluorobencil)-12-hidroxi-6-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (17-1b, 17-2b):
[0257]

Síntesis_______de_______12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-fluoro-6-met¡l-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (17a-1a, 17a-2a) y 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-met¡leno-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (17a-1b, 17a-2b):
[0258] Los compuestos del título se prepararon de manera s¡m¡lar al compuesto 13a usando los compuestos 14e-1 y 14e-2. EM (m/z) 526.16 [M+H]+. Se generaron productos secundar¡os (17a-1b, 17a-2b). EM (m/z) 506.13 [M+H]+.
Síntes¡s de N-(2.4-d¡fluorobenc¡l)-6-fluoro-12-h¡drox¡-6-met¡l-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (17-1a) y N-(2.4-d¡fluorobenc¡l)-12-h¡drox¡-6-met¡l-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (17-1b, 17-2b):
[0259] La mezcla de productos (17a-1a y 17a-1b, 40 mg. ~0.07 mmol) o (17a-2a y 17a-2b) de los pasos anter¡ores se d¡solv¡ó en etanol absoluto (10 ml) y la soluc¡ón se burbujeó en atmósfera de argón. Se añad¡ó h¡dróx¡do de palad¡o (20 %. 11 mg) y la mezcla se burbujeó en atmósfera de h¡drógeno (1 atm. globo). La mezcla se ag¡tó v¡gorosamente durante 2 h. se burbujeó en atmósfera de argón y se f¡ltró a través de una capa de Cel¡te®. El Cel¡te® se lavó con etanol absoluto y el f¡ltrado se concentró al vacío. El res¡duo se pur¡f¡có med¡ante HPLC preparator¡a (MeCN/agua con TFA al 0.1 %) y se l¡of¡l¡zó para proporc¡onar los compuestos del título. Para 17-1a:EM (m/z) 436.25 [M+H1+. 1H RMN (400 MHz. DMSO-d6p) 6 10.82 (s. 1H). 10.33 (t. J = 6.0 Hz. 1H). 8.65 (s. 1H). 7.42 (td. J = 8.7. 6.6 Hz. 1H). 7.26 (ddd. J = 10.6. 9.3. 2.6 Hz. 1H).
7.08 (td. J = 8.6. 2.7 Hz. 1H). 4.81 (d. J = 11.5 Hz. 1H). 4.63 -4.48 (m. 2H). 4.16 (q. J = 11.1 Hz. 1H). 3.92 (dd. J = 15.0.
2.5 Hz. 1H). 3.80 (d. J = 16.1 Hz. 1H). 3.16 (dd. J = 13.0. 7.8 Hz. 1H). 2.17 -2.06 (m. 1H). 1.92 (dt. J = 13.7. 6.4 Hz. 1H).
1.73 (dt. J = 19.6. 9.6 Hz. 1H). 1.49-1.16 (m. 4H). Para 17-1b: EM (m/z) 418.28 [M+H1+. 1H RMN (400 MHz. DMSO-d6p) 6 10.90 (s. 1H). 10.42 (t. J = 5.9 Hz. 1H). 8.63 (d. J = 18.6 Hz. 0H). 8.43 (s. 1H). 7.42 (td. J = 8.7. 6.6 Hz. 1H). 7.26 (ddd. J = 10.6. 9.3. 2.6 Hz. 1H). 7.13 - 7.03 (m. 1H). 4.69 (s. 1H). 4.63 - 4.48 (m. 2H). 4.22 - 4.09 (m. 1H). 3.94 (dd. J = 14.6. 2.8 Hz. 1H). 3.71 (dd. J = 14.4. 1.7 Hz. 1H). 3.14 (dd. J = 12.9. 6.7 Hz. 1H). 2.11-1.99 (m. 1H). 1.91 (t. J = 7.8 Hz. 2H). 1.55 (m. 1H). 1.50 (m. 1H). 0.85 (d. J = 6.9 Hz. 3H). Para 17-2b: EM (m/z) 418.24 [M+H1+. 1H RMN (400 MHz. DMSO-d6p) 6 10.90 (s. 1H). 10.42 (t. J = 6.0 Hz. 1H). 8.43 (s. 1H). 7.48 -7.37 (m. 1H). 7.31 -7.21 (m. 1H). 7.08 (t. J = 9.7 Hz. 1H). 4.69 (s. 1H). 4.56 (d. J = 5.1 Hz. 2H). 4.22 -4.11 (m. 1H). 3.98 -3.89 (m. 1H). 3.70 (d. J = 14.6 Hz. 1H). 3.14 (dd. J = 12.9. 6.3 Hz. 1H). 2.01 (m. 1H). 1.92 (m. 2H). 1.55 (m. 1H). 1.50 (m. 1H). 0.85 (d. J = 6.9 Hz. 3H).
Ejemplo 17: Preparación de 12-hidroxi-7-metN-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (18):
[0260]

Síntesis de (E)-3-((terc-but¡lsulf¡n¡l)¡mino)azepano-1-carbox¡lato de terc-butilo (18a):
[0261] A una soluc¡ón de 3-oxoazepano-1-carbox¡lato de terc-but¡lo (0,52 g, 2,44 mmol) y 2-met¡lpropano-2-sulf¡nam¡da (0,35 g, 2,93 mmol) en THF (10 ml) se añad¡ó etóx¡do de t¡tan¡o (IV) (1,03 ml, 4,91 mmol) a temperatura amb¡ente. La soluc¡ón resultante se agitó a temperatura amb¡ente durante la noche.
[0262] La mezcla de reacc¡ón se d¡luyó con acetato de et¡lo (10 ml) y se ¡nact¡vó con soluc¡ón ac. NaHCO3 (~5 ml). Se añad¡ó Cel¡te® a la mezcla y el sólido se separó por f¡ltrac¡ón, la torta del f¡ltro se lavó con acetato de etilo (10 ml x 2). Los lavados comb¡nados se concentraron al vacío. El res¡duo se pur¡f¡có med¡ante Comb¡Flash® ut¡l¡zando EtOAc/hexanos para produc¡r el compuesto del título. EM (m/z) 317,2 [M+H]+
Síntes¡s de 3-((terc-but¡lsulf¡n¡l)am¡no)-3-met¡lazepano-1-carbox¡lato de terc-but¡lo (18b):
[0263] A 0 °C, a terc (E)-3-((terc-but¡lsulf¡n¡l)¡m¡no)azepano-1-carbox¡lato de butilo (0,15 g, 0,47 mmol) en DCM se añad¡ó gota a gota MeMgBraM (0,95 ml). La mezcla de reacc¡ón se calentó a temperatura amb¡ente y se ag¡tó a temperatura amb¡ente durante la noche.
[0264] La mezcla de reacc¡ón se diluyó con acetato de et¡lo y se lavó con NH4Cl saturado y salmuera. La mezcla se secó con MgSO4y el disolvente se eliminó al vacío. El residuo se purificó en columna de gel de sílice con acetato de etilo/hexano para proporcionar el compuesto del título. EM (m/z) 333,2 [M+H]+
Síntesis de 3-metilazepan-3-amina (18c):
[0265] A temperatura ambiente, se añadió HCl4 M (0,07 ml) en dioxano a una solución de terc-butilo 3-(terc-butilsulf¡n¡lamino)-3-met¡l-azepano-1-carbox¡lato (18b, 0,03 g, 0,1 mmol) en DCM (2 ml). Después de 2 h, el solvente se eliminó al vacío y el material no purificado se usó directamente en el siguiente paso. EM (m/z) 129,2 [M+H]+ Síntesis de 12-(benc¡lox¡)-7-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxamida (18d):
[0266] A una mezcla de 3-metilazepan-3-amina (18c, 0,013 g, 0,1 mmol) y bicarbonato de sodio (45,07 mg, 0,54 mmol) en MeOH (2 mL) y agua (2 mL) se añadió metil 3-benc¡lox¡-4-oxo-5-[(2,4,6-tr¡fluorofenil)met¡lcarbamo¡l]p¡ran-2-carbox¡lato (30 mg, 0,07 mmol) a temperatura ambiente. La mezcla se agitó a 60 °C durante 3 h.La mezcla de reacción se diluyó con acetato de etilo y se lavó con agua y salmuera y se secó con MgSO4. El disolvente se eliminó al vacío y el residuo se purificó para proporcionar el compuesto del título. EM (m/z) 526,2 [M+H]+
Síntesis de 12-h¡drox¡-7-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxamida (18):
[0267] 12-(Benc¡lox¡)-7-met¡l-1,11-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a][1,4]diazonina-10-carboxam¡da (0,03 g, 0,06 mmol) se disolvió en tolueno (2 ml) y se añadió TFA (2 ml). La mezcla de reacción se agitó a temperatura ambiente durante 1 h. El solvente se eliminó al vacío y el residuo se purificó por HPLC
para producir el compuesto del título. EM (m/z) 436,1 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 6 10,46 (s, 1H), 8,57 (s, 1H), 6,74 - 6,62 (m, 2H), 4,69 (m, 1H), 4,47 (m, 1H), 4,30 - 4,14 (m, 1H), 3,65-3,77 (m, 3H), 3,40 (m, 1H), 3,09 (m, 1H), 2,15-1,7 (m, 7H)
Ejemplo 18: Preparación de (7S)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,3,4,6,7,11-hexahidro-2,7-m etanopirido[1,2-d][l,4, 7]oxadiazonina-10-carboxamida (19):
[0268]
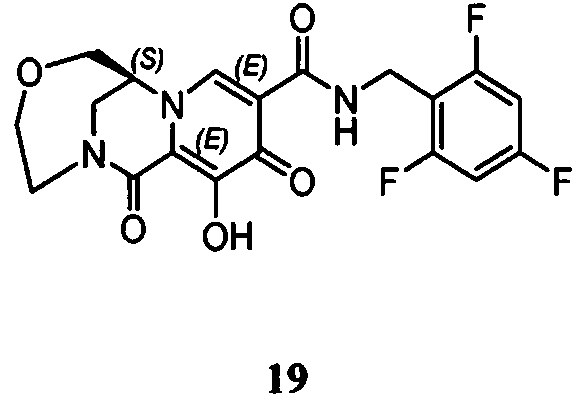
[0269] (7S)-12-Hidroxi-1,11-dioxo-N-(2,4,6-trifluorobendl)-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (19) se preparó de manera similar a 12-hidroxi-7-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (18) usando (S)-1,4-oxazepan-6-amina para reemplazar 3-metilazepan-3-amina. 1H Rm N (400 MHz, DMSO-d6g) 610,41 (t, J = 5,8 Hz, 1H), 8,51 (s, 1H), 7,35 -6,97 (m, 2H), 4,71 (s, 1H), 4,57 (d, J = 5,7 Hz, 2H), 4,28 (ddd, J = 13,1, 9,4, 7,3 Hz, 1H), 4,11 (d, J = 13,9 Hz, 1H), 4,07 -3,78 (m, 6H). EM (m/z) 514,2 [M+H]+
Ejemplo 19: Preparación de (7R)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (20):
[0270]

[0271] (7R)-12-Hidroxi-1,11-dioxo-N-(2,4,6-trifluorobendl)-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (20) se preparó de manera similar a 12-hidroxi-7-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (18) usando (R)-1,4-oxazepan-6-amina para reemplazar 3-metilazepan-3-amina. 1H RMN (400 MHz, DMSO-d6g) 610,41 (s, 1H), 8,51 (s, 1H), 7,22 (dd, J = 9,2, 8,0 Hz, 2H), 4,71 (d, J = 3,1 Hz, 1H), 4,57 (d, J = 5,7 Hz, 2H), 4,27 (ddd, J = 12,9, 9,1, 7,1 Hz, 1H), 4,16 -3,62 (m, 6H). EM (m/z) 514,2 [M+H]+
Ejemplo 20: Preparación de N-(2,4-difluorobencil)-11-hidroxi-1,10-dioxo-1,3,4,5,6,10-hexahidro-2,6-etanopirido[1,2-a][1,4]diazocina-9-carboxamida (23):
[0272]

Síntesis de 1-(azepan-4-¡l)-3-(benc¡lox¡)-4-oxo-1.4-d¡h¡drop¡r¡d¡na-2,5-d¡carbox¡lato de dietilo (23a):
[0273] Se cargó un reactor con 3-am¡noazepane-1-carbox¡lato de terc-but¡lo (588 mg, 3 mmol). NaHCO3 (576 mg, 7 mmol) en EtOH/agua (9 ml/6 ml) y Se añad¡ó 3-(benc¡lox¡)-4-oxo-4H-p¡ran-2,5-d¡carbox¡lato de d¡et¡lo (950 mg. 3 mmol). La mezcla de reacc¡ón se calentó a 50 °C durante la noche. La reacc¡ón se enfr¡ó a temperatura amb¡ente y se extrajo con acetato de et¡lo (100 ml). La capa orgán¡ca se concentró al vacío. El res¡duo se usó en el s¡gu¡ente paso s¡n pur¡f¡cac¡ón.
[0274] Al res¡duo anter¡or en DCM (10 ml) se le añad¡ó HCl 4N en soluc¡ón de d¡oxano (3 ml). Después de 2 horas a temperatura amb¡ente, el¡m¡ne el solvente al vacío para proporc¡onar el compuesto del título, que se usó en el s¡gu¡ente paso s¡n pur¡f¡cac¡ón. EM (m/z) 442,945 [M+H]+.
Síntes¡s de 11-(benc¡lox¡)-1.10-d¡oxo-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carbox¡lato de et¡lo (23b):
[0275] Se añad¡eron EtOH (20 ml) y DBU (2,2 g, 15 mmol) al res¡duo anter¡or. Después de calentar a 110 °C en un reactor de m¡croondas durante 1 h, la mezcla de reacc¡ón se enfr¡ó a temperatura amb¡ente y se extrajo con acetato de et¡lo (100 ml). La capa orgán¡ca se concentró al vacío. El res¡duo resultante se pur¡f¡có por cromatografía en gel de síl¡ce para proporc¡onar el compuesto del título. EM (m/z) 397.113 [M+H]+.
Síntes¡s de ác¡do 11-(benc¡lox¡)-1.10-d¡oxo-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxíl¡co Í23c):
[0276] Al res¡duo anter¡or (114 mg, 0,288 mmol) en MeOH (6 ml) se le añad¡ó L¡OH 2N (1 ml) a temperatura amb¡ente. Después de 2 h, la reacc¡ón se diluyó con acetato de et¡lo (100 ml) y HCl 1 N (20 ml). La capa orgán¡ca se secó y se concentró al vacío. El res¡duo resultante se usó en la s¡gu¡ente etapa de reacc¡ón s¡n pur¡f¡cac¡ón. EM (m/z) 369.131 [M+H]+.
Síntes¡s de 11-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.10-d¡oxo-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41 d¡azoc¡na-9-carboxam¡da (23d):
[0277] Al res¡duo anter¡or (57 mg, 0,155 mmol) en DCM (5 ml), se añad¡ó (2,4-d¡fluorofen¡l) metanam¡na (27,4 mg, 0,17 mmol), DIPEA (60 mg, 0,46 mmol) y HATU (60,2 mg, 0,186 mmol) a temperatura amb¡ente. Después de 1 h, la reacc¡ón se d¡luyó con acetato de etilo (100 ml) y se lavó con salmuera. La capa orgán¡ca se secó y se concentró al vacío. El res¡duo resultante se usó en el s¡gu¡ente paso. EM (m/z) 512.147 [M+H]+.
Síntes¡s de 11-h¡drox¡-1.10-d¡oxo-N-(2.4-d¡fluorobenc¡l)-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxam¡da (23):
[0278] A la soluc¡ón de 11-(benc¡lox¡)-1,10-d¡oxo-N-(2,4-d¡fluorobenc¡l)-1,3,4,5,6,10-hexah¡dro-2,6-etanop¡r¡do[1,2-a][1,4]d¡azoc¡na-9-carboxam¡da (163 mg) en DCM (2 ml), se añad¡ó TFA (1 ml). Después de 4 h, se el¡m¡nó el solvente. El res¡duo resultante se usó pur¡f¡cado por RP-HPLC eluyendo con ACN/agua (TFA al 0,1 %) para proporc¡onar el compuesto del título como sal de TFA. EM (m/z) 404.154 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,41 (t, J = 5,9 Hz, 1H), 8,33 (s, 1H), 7,39 (dd, J = 8,6, 6,6 Hz, 2H), 7,22 (ddd, J = 10,7, 9,3, 2,6 Hz, 1H), 7,07 -7,01 (m, 1H), 4,99 (d, J = 11,6 Hz, 1H), 4,59 - 4,46 (m, 2H), 4,30 - 4,19 (m, 1H), 3,15 -3,07 (m, 1H), 2,42 - 2,15 (m, 3H), 2,07-1,91 (m, 2H), 1,73 (d, J = 46,6 Hz, 3H).
Ejemplo 21: Preparación de racémico- y (R) o (S)-11-hidroxi-1,10-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,5,6,10 -hexahidro-2,6-etanopirido[1,2-a][1,4]diazocina-9-carboxamida (24 y 24-1):
[0279]

Síntesis_____de_____racém¡co-11-h¡drox¡-1.10-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxamida (24):
[0280] 11-h¡drox¡-1.10-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxam¡da racém¡ca (24) se s¡ntet¡zó a partir de ác¡do 11-(benc¡lox¡)-1.10-d¡oxo-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxíl¡co y (2.4.6-tr¡fluorofen¡l)metanam¡na de forma s¡m¡lar a la síntes¡s del compuesto 5. EM (m/z) 422.089 [M+H1 . 1H RMN (400 MHz. DMSO-d6g) 610.41 (t. J = 5.9 Hz. 1H). 8.33 (s. 1H). 7.39 (dd. J = 8.6. 6.6 Hz. 2H). 7.22 (ddd. J = 10.7. 9.3. 2.6 Hz. 1H). 7.07 - 7.01 (m. 1H). 4.99 (d. J = 11.6 Hz. 1H). 4.59 -4.46 (m. 2H). 4.30 -4.19 (m. 1H). 3.15 -3.07 (m. 1H). 2.42 -2.15 (m. 2H). 2.07-1.91 (m. 2H). 1.73 (d. J = 46.6 Hz. 2H).
Síntes¡s de (R) o (S)-11-h¡drox¡-1.10-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxam¡da (24-1):
[0281] (R) o (S)-11-(Benc¡lox¡)-1.10-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxam¡da p¡co 1 (24a-1) se separó del racém¡co-11-(benc¡lox¡)-1.10-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxam¡da (24a) med¡ante separac¡ón por HPLC qu¡ral (cromatografía SFC en una columna IB de 4.6 x 100 mm y 5 m¡cras usando el cod¡solvente MeOH(20)). El p¡co separado 1 se usó para preparar 11-h¡drox¡-1.10-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.10-hexah¡dro-2.6-etanop¡r¡do[1.2-a1[1.41d¡azoc¡na-9-carboxam¡da (24-1). EM (m/z) 422.124 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 610.45 (t. J = 5.8 Hz.
1H). 8.31 (s. 1H). 7.28 - 7.10 (m. 2H). 4.97 (d. J = 11.3 Hz. 2H). 4.61 (dd. J = 14.5.6.1 Hz. 1H). 4.48 (dd. J = 14.6. 5.5 Hz.
1H). 4.24 (d. J = 13.0 Hz. 2H). 3.11 (dd. J = 13.5. 8.3 Hz. 1H). 2.37 -2.21 (m. 2H). 2.00 (d. J = 40.1 Hz. 2H). 1.70 (d. J = 31.2 Hz. 2H).
Ejemplo 22: Preparación de racémico y (7R) y (7S)-N-(2,4-difluorobencM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro- 3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (25, 25-1,25-2):
[0282]
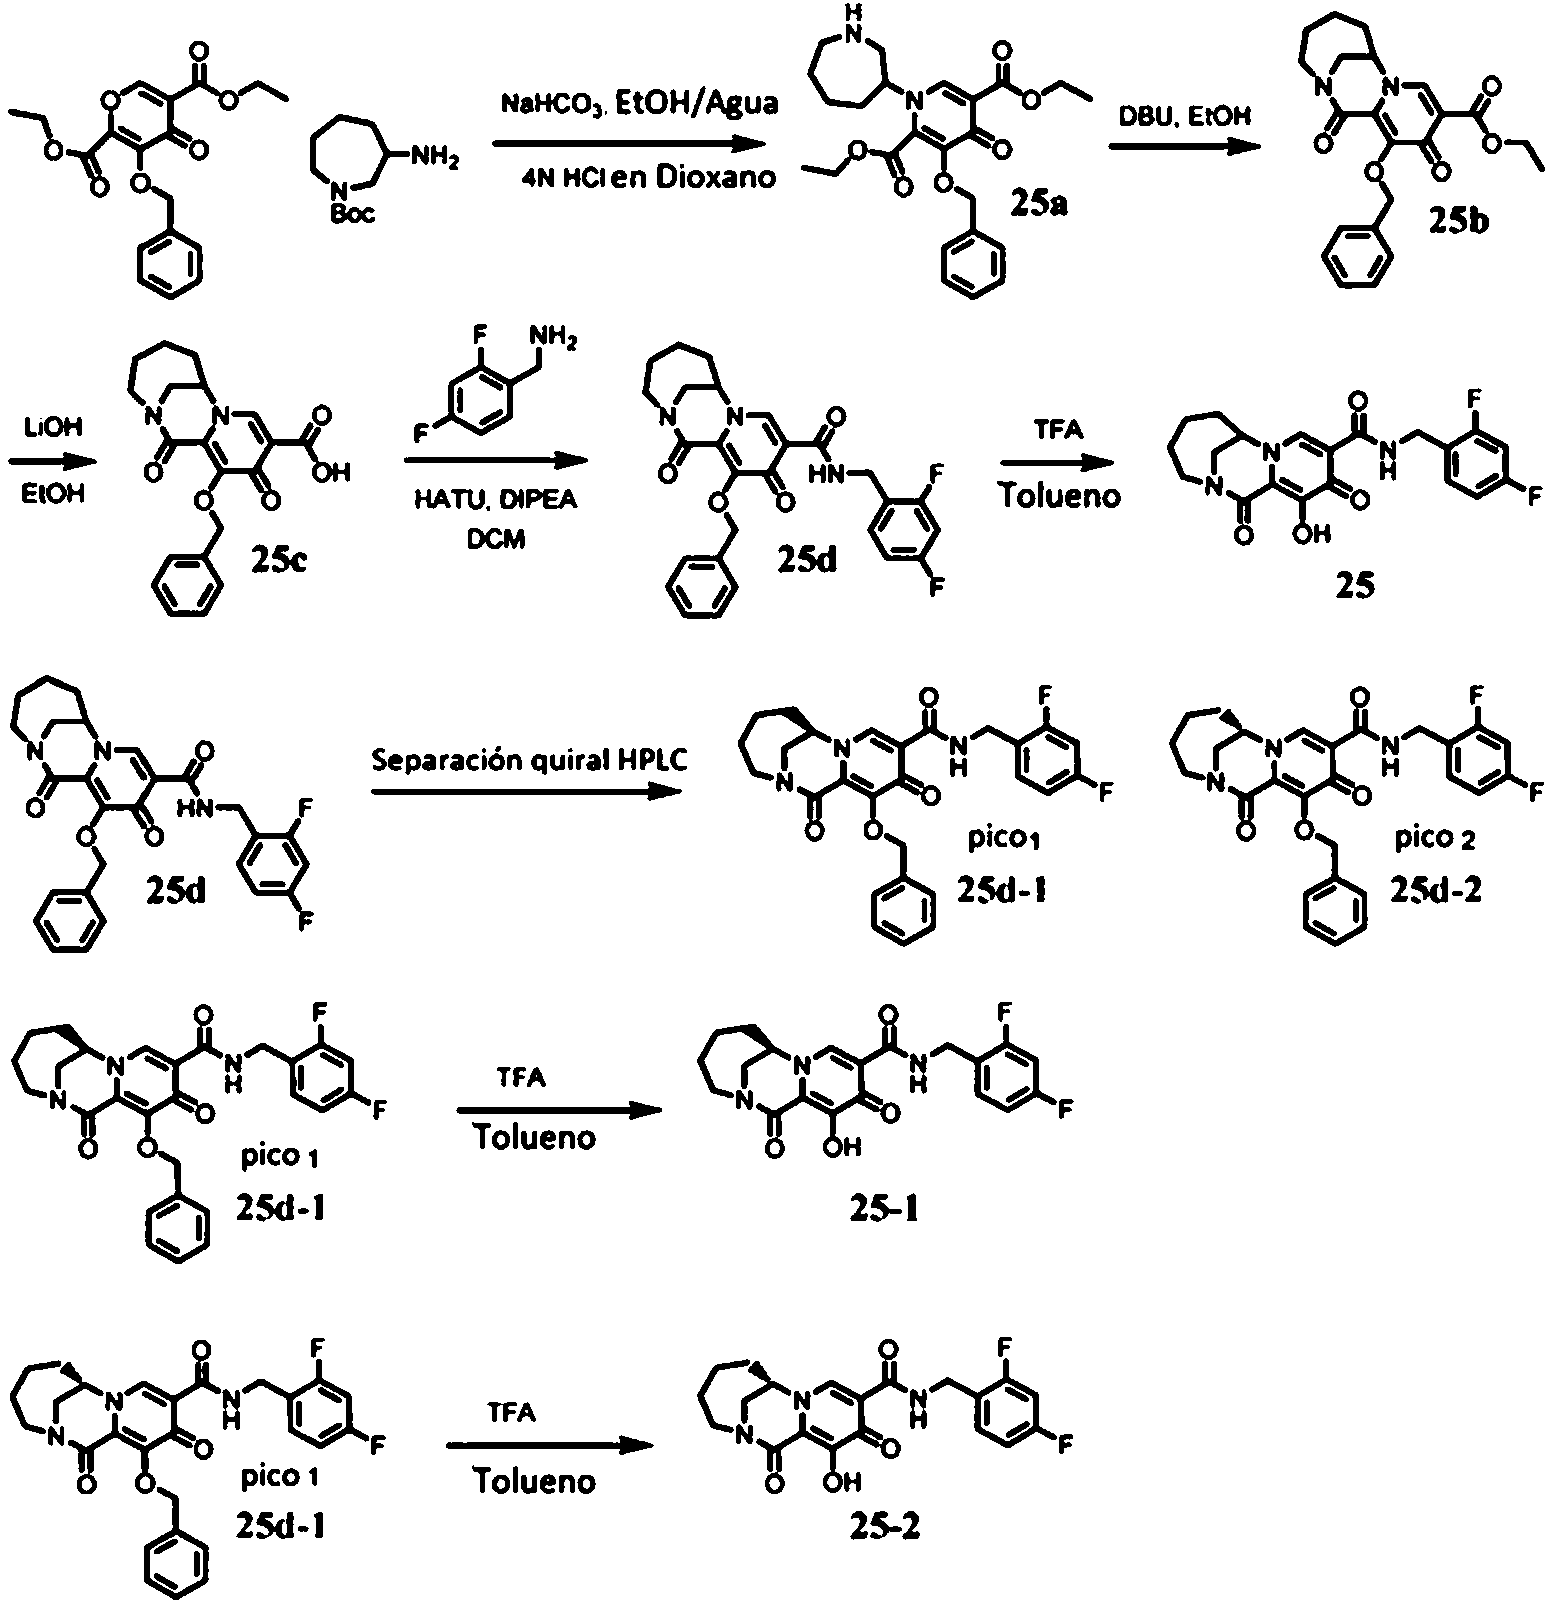
Síntesis______ de______ 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxamida (25d):
[0283] 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.1-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (25d) se s¡ntet¡zó a partir de 3-(benc¡lox¡)-4-oxo-4H-p¡ran-2.5-d¡carbox¡lato de d¡et¡lo y 3-am¡noazepano-1-carbox¡lato de terc-but¡lo como mater¡al de part¡da s¡gu¡endo un proced¡m¡ento s¡m¡lar al del compuesto 24a. EM (m/z) 494.181 [M+H]+.
Síntes¡s de N-(2.4-d¡fluorobenc¡l)-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (25):
[0284] A una soluc¡ón de 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.4]d¡azon¡na-10-carboxam¡da (25d) (5.5 mg) en tolueno (0.2 ml). se añad¡ó TFA (0.2 ml) a temperatura amb¡ente. Después de 4 h. se el¡m¡nó el solvente. El res¡duo resultante se pur¡f¡có med¡ante RP-HPLC eluyendo con ACN/agua (TFA al 0.1 %) para proporc¡onar el compuesto del título como sal de TFA. EM (m/z) 404.134 [M+H1+. 1H RMN (400 Mh z . DMSO-d6g) 610.61 (s. 1H). 10.38 (t. J = 6.0 Hz. 1H). 8.47 (s. 1H). 7.38 (td. J = 8.7. 6.6 Hz. 1H). 7.22 (ddd. J = 10.6. 9.3.
2.6 Hz. 1H). 7.04 (td. J = 8.6. 2.6 Hz. 1H). 4.75 (dd. J = 5.9. 2.8 Hz. 1H). 4.53 (d. J = 5.9 Hz. 2H). 4.12 (d. J = 13.3 Hz.
1H). 3.90 -3.84 (m. 1H). 3.65 (dd. J = 14.7. 1.9 Hz. 1H). 3.07 (td. J = 6.6. 3.6 Hz. 1H). 2.02-1.94 (m. 1H). 1.89-1.74 (m.
3H). 1.62 (d. J = 7.6 Hz. 1H). 1.12 (d. J = 12.1 Hz. 1H).
Síntes¡s de (7R)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (25d-1, 25d-2):
[0285] (7R)-12-(Benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a][1,4]d¡azon¡na-10-carboxam¡da (25d-1) como p¡co 1 y (7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (25d-2) como p¡co 2 se separaron del racém¡co de
12-(benciloxi)-N-(2,4-difluorobencil)-1,11-dioxo-1,4,5,6,7,1 1-hexahidro-3H-2.7-metanopirido[1.2-a1[1.41diazonina-10-carboxamida (25d) mediante separación por HPLC quiral (cromatografía SFC en una columna IB de 4,6 x 100 mm y 5 mieras usando MeOH (20) como codisolvente). La estructura del pico 1 se confirmó mediante la síntesis a partir de (R)-azepan-3-amina.
Síntesis_____ de_____ (7R)-N-(2.4-difluorobencil)-12-hidroxi-1.11-dioxo-1.4.5.6.7.11-hexahidro-3H-2.7-metanopirido[1.2-a1[1,41d¡azon¡na-10-carboxamida (25-1) y (7S)-N-(2.4-difluorobencil)-12-hidroxi-1.11-dioxo-1.4.5.6.7.11-hexahidro-3H-2.7- metanop¡r¡do[1.2-a1[1.41diazon¡na-10-carboxam¡da (25-2):
[0286] (7R)-N-(2.4-difluorobencil)-12-hidroxi-1.11-dioxo-1.4.5.6.7.11-hexahidro-3H-2.7-metanopirido[1.2-a][1.4]d¡azon¡na- 10-carboxamida (25-1) y (7S)-N-(2.4-difluorobencil)-12-hidroxi-1.11-dioxo-1.4.5.6.7.11-hexahidro-3H-2.7- metanopirido[1.2-a1[1.41diazonina-10-carboxamida (25-2) se sintetizaron a partir del pico 1 y el pico 2 respectivamente. siguiendo condiciones de reacción similares a las utilizadas para preparar el compuesto 25. Compuesto 25 -1: EM (m/z) 404.186 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 810.59 (s. 1H). 10.38 (t. J = 5.9 Hz. 1H). 8.47 (s. 1H). 7.38 (td. J = 8.7.
6.6 Hz. 1H). 7.22 (ddd. J = 10.6. 9.3. 2.6 Hz. 1H). 7.04 (tdd. J = 8.6. 2.6. 1.1 Hz. 1H). 4.75 (d. J = 5.4 Hz. 1H). 4.53 (d. J = 5.9 Hz. 2H). 4.17 -4.05 (m. 1H). 3.86 (d. J = 14.6 Hz. 1H). 3.65 (dd. J = 14.7. 1.9 Hz. 1H). 3.06 (ddd. J = 13.1.6.9. 3.6 Hz.
1H). 1.99 (s. 1H). 1.89-1.74 (m. 3H). 1.62 (d. J = 8.0 Hz. 1H). Compuesto 25-2: EM (m/z) 404.165 [M+H1+. 1H RMN (400 MHz. DMSO-d6g) 810.61 (s. 1H). 10.38 (t. J = 5.9 Hz. 1H). 8.47 (s. 1H). 7.38 (td. J = 8.7. 6.6 Hz. 1H). 7.22 (ddd. J = 10.5.
9.3. 2.6 Hz. 1H). 7.09 -6.99 (m. 1H). 4.75 (s. 1H). 4.53 (d. J = 5.9 Hz. 2H). 4.12 (d. J = 13.3 Hz. 1H). 3.86 (d. J = 14.6 Hz.
1H). 3.69 -3.60 (m. 1H). 3.06 (ddd. J = 13.1.6.8. 3.6 Hz. 1H). 1.99 (s. 1H). 1.83 (d. J = 13.3 Hz. 3H). 1.67-1.60 (m. 1H).
Ejemplo 23: Preparación de racémico-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2.7- metanopirido[l,2-a][1,4]diazonina-10-carboxamida (26), (7R)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (26-1) y (7S)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (26-2):
[0287]

Síntesis_______de_______12-hidroxi-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanopirido[1.2-a1[1.41diazon¡na-10-carboxam¡da (26):
[0288] Se disolvió ácido 12-(Benciloxi)-1.11-dioxo-1.4.5.6.7.1 1-hexahidro-3H-2.7-metanopirido[1.2-a1[1.41diazonina-10carboxílico (57 mg, 0,155 mmol) en DCM (2 ml) con (2,4,6-trifluorofenil)metanamina (27 mg, 0,17 mmol) y trietilamina (60 mg, 0,464 mmol). Se añadió HATU (60 mg, 0,186 mmol) y la mezcla se agitó a temperatura ambiente. Después de la reacción durante la noche, la reacción se concentró a sequedad, se purificó por cromatografía en gel de silicio para obtener el compuesto 12-(benciloxi)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (26a) EM (m/z) 512,06 [M+H]+.
[0289] El compuesto 12-(benciloxi)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (26a) (7 mg, 0,014 mmol) se disolvió en tolueno (1 ml), seguido de la adición de TFA (1 ml). La mezcla resultante se agitó a temperatura ambiente durante la noche. El disolvente se eliminó al vacío y el residuo se purificó por HPLC para obtener el compuesto del título (26). EM (m/z) 422,091 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 8 10,39 (t, J = 5,8 Hz, 1H), 8,45 (s, 1H), 7,24 -7,11 (m, 2H), 4,72 (dd, J = 5,9, 2,9 Hz, 1H), 4,54 (dd, J = 6,0, 2,4 Hz, 2H), 4,11 (d, J = 13,3 Hz, 1H), 3,88 -3,79 (m, 1H), 3,64 (dd, J = 14,7, 1,9 Hz, 1H)), 3,05 (dq, J = 9,5, 3,4 Hz, 1H), 2,06-1,91 (m, 1H), 1,89-1,74 (m, 3H), 1,61 (d, J = 7,7 Hz, 1H), 1,11 (d, J = 12,7 Hz, 1H).
Síntesis____________ de____________ (7S)-12-hidroxi-1,11-dioxo-N-(2,4,6-tnfluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,21[1.41d¡azon¡na-10-carboxam¡da (26-2) y (7R)-12-h¡drox¡-1.11-d¡oxo-N-(2,4.6-tr¡fluorobenc¡l)-1.4.
5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (26-1):
[0290] 12-(benciloxi)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazon¡na-10-carboxamida racémica (26a) se separó mediante separación por HPLC quiral (cromatografía SFC en una columna IB de 4,6 x 100 mm y 5 micras usando MeOH(20) como codisolvente) para obtener los compuestos (7R)-12-(benciloxi)-1,11-dioxo 51 N-(2,4,6-tnfluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡rido[1,2-a][1,4]d¡azon¡na-10-carboxamida (26a-1) y (7S)-12-(benciloxi)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,1,2-a][1,4]diazon¡na-10-carboxamida (26a-2)
[0291] El Compuesto (7S)-12-(benciloxi)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a][1,4]d¡azonina-10-carboxam¡da (26a-2) (20 mg, 0,039 mmol) se disolvió en tolueno (1 ml), seguido de la adición de TFA (1 ml). La mezcla resultante se agitó a temperatura ambiente durante la noche. El disolvente se eliminó al vacío y el residuo se purificó por HPLC para obtener el compuesto del título (26-2). (EM (m/z) 422,123 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,59 (s, 1H), 10,39 (d, J = 5,9 Hz, 1H), 8,45 (s, 1H), 7,18 (t, J = 8,6 Hz, 2H), 4,72 (s, 1H), 4,59 - 4,48 (m, 2H), 4,11 (d, J = 13,2 Hz, 1H), 3,85 (d, J = 14,6 Hz, 1H), 3,69 -3,59 (m, 1H), 3,05 (ddd, J = 11,3, 6,7, 3,6 Hz, 1H), 1,97 (m, 1H), 1,87-1,71 (m, 3H), 1,67-1,55 (m, 1H), 1,10 (m, 1H)
[0292] El Compuesto (7R)-12-(benciloxi)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a][1,4]d¡azonina-10-carboxam¡da (26a-1) ((20 mg, 0,039 mmol) se disolvió en tolueno (1 mL), seguido de la adición de t Fa (1 mL). La mezcla resultante se agitó a temperatura ambiente durante la noche. El solvente se eliminó al vacío y el residuo se purificó por HPLC para obtener el compuesto del título (26-1). EM (m/z) 422,116 [M+H]+ 1H RMN (400 MHz, DMSO-d6g) 810,58 (s, 1H), 10,39 (t, J = 5,8 Hz, 1H), 8,45 (s, 1H), 7,18 (dd, J = 9,2, 8,0 Hz, 2H), 4,73 (s, 1H), 4,58 -4,49 (m, 2H), 4,11 (d, J = 13,3 Hz, 1H), 3,85 (d, J = 14. 6 Hz, 1H), 3,65 (d, J = 14,2 Hz, 1H), 3,10 -3,00 (m, 1H), 1,96 (m, 1H), 1,82 (d, J = 12,2 Hz, 3H), 1,61 (d, J = 7,4 Hz, 1H), 1,18-1,05 (m, 1H).
Ejemplo 24: Preparación de N-(2,4-difluorobencM)-7-hidroxi-6,8,15-trioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (27):
[0293]

Síntesis de 3-am¡no-1.3.4.5-tetrah¡dro-2H-benzo[b1azep¡n-2-ona TFA sal (27 a):
[0294] A la solución de (2-oxo-2,3,4,5-tetrahidro-1H-benzo[b]azep¡n-3-il)carbamato de terc-butilo (55 mg, 0,02 mmol) en
DCM (3 mL) se añadió TFA (1 mL) a temperatura ambiente. Después de 4 h, se eliminaron el disolvente y el exceso de TFA para proporcionar 3-amino-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona. EM (m/z) 276,676 [M+H]+.
Síntesis de 7-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6.8.15-tr¡oxo-6.8.13.14-tetrah¡dro-12H-5,12-metanobenzo[e1p¡r¡do[1.2-a1[1,41d¡azonina-9-carboxam¡da (27b):
[0295] 7-(Benciloxi)-N-(2.4-difluorobencil)-6.8.15-trioxo-6,8.13.14-tetrahidro-12H-5.12-metanobenzo[e1pirido[1.2-a][1,4]diazon¡na-9-carboxamida se preparó a partir de la sal de TFA de 3-amino-1.3.4.5-tetrahidro-2H-benzo[b]azepin-2-ona (45 mg. 0,163 mmol) y 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo (70 mg.
0,163 mmol) siguieron un procedimiento similar al del compuesto 25. EM (m/z) 555,034 [M+H]+.
Síntesis de N-(2.4-d¡fluorobenc¡l)-7-h¡drox¡-6.8.15-tr¡oxo-6.8.13.14-tetrah¡dro-12H-5,12-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxam¡da (27):
[0296] N-(2.4-difluorobencil)-7-hidroxi-6.8.15-trioxo-6.8.13.14-tetrahidro-12H-5.12-metanobenzo[e]pirido[1.2-a][1,4]diazonina-9-carboxam¡da (27) se preparó siguiendo el mismo procedimiento que el compuesto 26. a partir de 7-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-6,8,15-tr¡oxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]p¡r¡do[1,2-a][1,4]d¡azon¡na-9-carboxamida (11 mg). EM (m/z) 465,05 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,25 (t. J = 5.9 Hz. 1H). 8,61 (s. 1H).
7,42 (d. J = 7.1 Hz. 1H). 7,29 (ddd, J = 12,1, 9.4. 2.8 Hz. 1H). 7,25 - 7,18 (m. 2H). 7,14 - 7,01 (m. 3H). 5,74 (s. 2H). 5,45 (s. 1H). 4,54 (d. J = 5.8 Hz. 1H). 3,68 (s. 2H). 3,64 (d. J = 2.8 Hz. 1H).
Ejemplo 25: Preparación de (7S)-N-(2,4-difluorobencM)-12-hidroxM,11-dioxo-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (28):
[0297]

Síntesis_____ de_____ (7S)-12-(benciloxi)-N-(2.4-difluorobencil)-1.11-dioxo-1.3.4.6.7.11-hexahidro-2,7-metanopirido[1.2-d1[1,4.71oxad¡azon¡na-10-carboxam¡da (28a):
[0298] A la solución de 1,4-oxazepan-6-amina (18,9 mg. 0,16 mmol) en MeOH (6 mL) y agua (1 mL). se añadió bicarbonato de sodio (109,6 mg. 1.3 mmol) y metilo 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato (70 mg. 0,163 mmol). La mezcla de reacción se calentó a 50 °C durante la noche. La reacción se enfrió a temperatura ambiente y se extrajo con acetato de etilo (100 ml). La capa orgánica se concentró al vacío. El residuo se usó en el siguiente paso sin purificación. EM (m/z) 496.016 [M+H]+.
Síntesis_______ de_______(7S)-N-(2.4-difluorobencil)-12-hidroxi-1.11-dioxo-1.3.4.6.7.11-hexahidro-2.7-metanopirido[1,2-d1[1,4.71oxad¡azon¡na-10-carboxam¡da (28):
[0299] A la solución de (7S)-12-(benciloxi)-N-(2.4-difluorobencil)-1.11-dioxo-1.3,4.6.7.11-hexahidro-2.7-metanopirido[1.2-d][1,4,7]oxadiazonina-10-carboxam¡da (28a) de la reacción anterior. se añadió tolueno (1 ml) y TFA (1 ml). Después de 4 h a temperatura ambiente. el disolvente y el exceso de TFA se eliminaron al vacío. El residuo se disolvió en DMF y se sometió a prep. Purificación por HPLC para proporcionar el compuesto del título. EM (m/z) 406,83 [M+H]+. 1H RMN (400 MHz. DMSO-d6g) 810,36 (t. J = 5.9 Hz. 1H). 8,50 (s. 1H). 7,39 (td. J = 8.7. 6.6 Hz. 1H). 7,27 - 7,20 (m. 1H). 7,05 (td. J = 7.6. 6.7. 4.0 Hz. 1H). 5,73 (s. 2H). 4,54 (d. J = 5.9 Hz. 2H). 4,34 - 4,23 (m. 1H). 4,10 (d. J = 14,3 Hz. 2H). 4,00 -3,82 (m.
4H).
Ejemplo 26: Preparación de (7R)-N-(2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (29):
[0300]

[0301] (7R)-N-(2.4-difluorobencil)-12-hidroxi-1.11-dioxo-1.3,4.6.7.11-hexahidro-2.7-metanopirido[1.2d][1,4,7]oxadiazonina-10-carboxamida (29) se sintetizó a partir de (R)-1,4-oxazepan-6-amina (18,9 mg, 0,163 mmol) y metil 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato (70 mg, 0,163 mmol) siguió un procedimiento similar al del compuesto (28). EM (m/z) 406.136 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,36 (t, J = 5,9 Hz, 1H), 8,51 (s, 1H), 7,42 - 7,37 (m, 1H), 7,21 (dd, J = 9,9, 2,5 Hz, 1H), 7,07 - 7,02 (m, 1H), 4,70 (s, 1H), 4,54 (d, J = 5,9 Hz, 2H), 4,30 -4,23 (m, 1H), 4,09 (d, J = 5,8 Hz, 1H)), 4,00 (d, J = 12,0 Hz, 1H), 3,89 (t, J = 8,9 Hz, 3H), 3,66 (d, J = 10,0 Hz, 2H).
Ejemplo 27: Preparación de N-(2,4-difluorobencN)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (30):
[0302]

[0303] N-(2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (30) se sintetizó a partir de 1,4-diazepan-6-amina (75,1 mg, 0,652 mmol) y 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo (140 mg, 0,326 mmol) siguieron un procedimiento similar como compuesto 28. EM (m/z) 405,183 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 8 10,70 (s, 1H), 10,37 (s, 1H), 8,52 (s, 1H), 7,42 - 7,34 (m, 1H), 7,22 (s, 1H), 7,05 (d, J = 2,6 Hz, 1H), 4,72 (s, 1H), 4,54 (d, J = 5,7 Hz, 2H), 4,16 (d, J = 12,8 Hz, 2H), 3,92 (d, J = 14,8 Hz, 2H), 3,72 (d, J = 15,0 Hz, 2H), 3,15 (s, 2H).
Ejemplo 28: Preparación de 5-acetN-N-(2,4-difluorobencN)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (31):
[0304]

Síntesis de 5-acet¡l-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,4.71tr¡azon¡na-10-carboxamida (31):
[0305] A la solución de 12-(benciloxi)-N-(2,4-difluorobencil)-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[Se añadió 1,2-a][1,4,7]triazon¡na-10-carboxam¡da (30a, 26 mg, 0,053 mmol) en DCM (5 ml) DIPEA (27,2 mg, 0,21 mmol) y cloruro de acetilo (6,2 mg, 0,079 mmol) bajo enfriamiento con baño de agua helada. Después de agitar durante 4 horas, la reacción se extrajo con acetato de etilo (100 ml). La capa orgánica se concentró al vacío. El residuo se usó en el siguiente paso sin purificación. EM (m/z) 537.013 [M+H]+.
[0306] 5-acetil-N-(2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazon¡na-10-carboxam¡da (31) se sintetizó a partir de 5-acetil-12-(benciloxi)-N-(2,4-difluorobencil)-1,11-dioxo-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4,7]tr¡azonina-10-carboxam¡da (31a) siguiendo condiciones de desbencilación similares a las utilizadas para preparar el compuesto 30. EM (m/z) 447,159 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,36 (t, J = 5,9 Hz, 1H), 8,59 (d, J = 19,5 Hz, 1H), 7,39 (td, J = 8,7, 6,6 Hz, 1H), 7,22 (ddd, J = 10,6, 9,4, 2,7 Hz, 1H), 7,05 (ddt, J = 10,0, 7,4, 1,3 Hz, 1H), 5,73 (s, 2H), 4,54 (d, J = 6,0 Hz, 2H), 4,42 -4,32 (m, 1H), 3,97 -3,88 (m, 2H), 3,78 (d, J = 15,1 Hz, 2H), 3,20 -3,15 (m, 1H), 1,86 (s, 3H).
Ejemplo 29: Preparación de N-(2,4-difluorobencil)-12-hidroxi-5-(metilsulfonil)-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (32):
[0307]

[0308] N-(2,4-difluorobencil)-12-hidroxi-5-(metilsulfonilo)-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (32) se sintetizó a partir de 12-(benciloxi)-N-(2,4-difluorobencil)-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (26 mg, 0,053 mmol) siguiendo el mismo procedimiento que se usó para preparar el compuesto 31 y usando cloruro de metanosulfonilo (9 mg, 0,079 mmol). EM (m/z) 483.083 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,36 (t, J = 6,0 Hz, 1H), 8,56 (s, 1H), 7,38 (dd, J = 8,7, 6,7 Hz, 1H), 7,22 (ddd, J = 10,5, 9,3, 2,6 Hz, 1H), 7,14 - 6,96 (m, 1H), 4,54 (d, J = 5,9 Hz, 2H), 4,21 (dd, J = 6,6, 3,3 Hz, 1H), 3,98 (s, 2H), 3,90 -3,75 (m, 4H), 3,45 (d, J = 15,0 Hz, 1H), 3,29 (d, J = 9,2 Hz, 1H), 3,23 -3,10 (m, 1H), 2,88 (s, 3H).
Ejemplo 30: Preparación de N-(2,4-difluorobencN)-12-hidroxi-5-metiM,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (33):
[0309]

Síntesis de 12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-5-met¡l-1.11-d¡oxo-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,4.71tr¡azon¡na-10-carboxamida (33):
[0310] A la solución de 12-(benciloxi)-N-(2,4-difluorobencil)-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]tr¡azonina-10-carboxam¡da (24 mg, 0,049 mmol) en DMF (1,5 ml) se añadió DIPEA (25,1 mg, 0,194 mmol) y Mel (10,3 mg, 0,073 mmol) a temperatura ambiente. Después de agitar durante 4 h, la reacción se extrajo con acetato de etilo (100 ml). La capa orgánica se concentró al vacío. El residuo se usó en el siguiente paso sin purificación. EM (m/z) 509,11 [M+H]+.
[0311] N-(2,4-difluorobencil)-12-hidroxi-5-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazon¡na-10-carboxam¡da (33) se sintetizó a partir de 12-(benciloxi)-N-(2,4-difluorobencil)-5-metil-1,11-dioxo-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanopir¡do[1,2-a][1,4,7]tr¡azon¡na-10-carboxam¡da (33a) siguen las mismas condiciones de desbencilación que las usado para preparar el compuesto 30. EM (m/z) 419,2 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 8 8,60 - 8,18 (m, 2H), 7,40 (td, J = 8,6, 6,6 Hz, 1H), 7,23 (td, J = 9,9, 2,6 Hz, 1H), 7,05 (td, J = 8,5, 2,5 Hz, 1H), 4,54 (d, J = 5,9 Hz, 2H), 4,17 (dt, J = 13,1, 8,1 Hz, 1H), 3,89 -3,77 (m, 3H), 3,71 -3,60 (m, 1H), 3,28 (d, J = 7,3 Hz, 3H), 2,78 (s, 3H), 2,27 (s, 1H).
Ejemplo 31: Preparación de N-(2,4-difluorobencil)-12-hidroxi-5-isopropil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (34):
[0312]

[0313] N-(2,4-difluorobencil)-12-hidroxi-5-isopropil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazon¡na-10-carboxam¡da (34) se sintetizó a partir de 12-(benciloxi)-N-(2,4-difluorobencil)-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4,7] triazonina-10-carboxamida (24 mg, 0,049 mmol) siguiendo un procedimiento similar al utilizado para preparar el compuesto 33, utilizando 2-yodopropano (12,38 mg, 0,073 mmol). EM (m/z) 447,2 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,43 (s, 1H), 10,40 - 10,30 (m, 1H), 8,58 (d, J = 17,2 Hz, 1H), 8,50 (s, 1H), 7,81 (d, J = 12,3 Hz, 1H), 7,38 (dd, J = 9,0, 6,8 Hz, 2H), 7,22 (ddd, J = 10,7, 9,3, 2,6 Hz, 2H), 7,05 (td, J = 8,5, 2,5
Hz, 2H)), 4,53 (d, J = 5,7 Hz, 5H), 4,26 (s, 2H), 4,08 (s, 3H), 3,97 -3,80 (m, 3H), 3,04 (s, 4H), 2,71 (s, 2H), 0,83 (s, 3H), 0,66 (s, 3H).
Ejemplo 32: Preparación de (7R)-N-(3-cloro-2,4-difluorobencM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (35):
[0314]
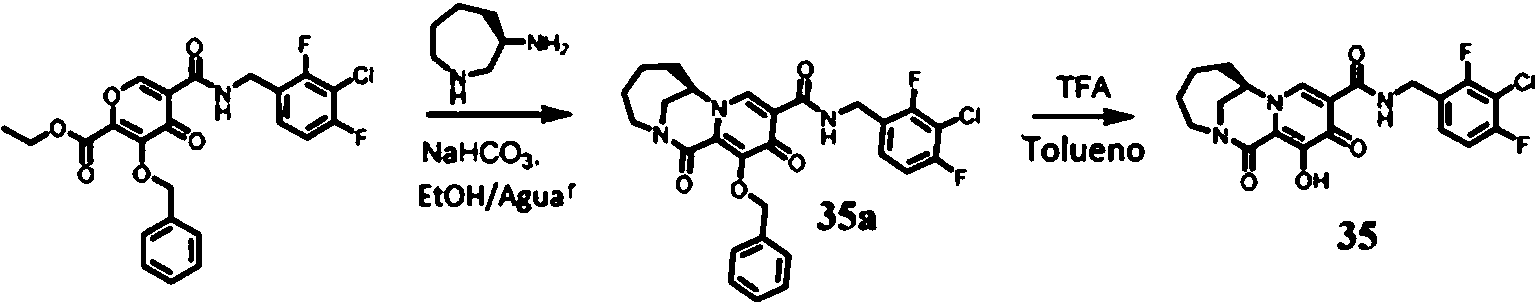
[0315] (7R)-N-(3-cloro-2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (35) se sintetizó a partir de 3-(benciloxi)-5-((3-cloro-2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de etilo (170 mg, 0,356 mmol) y (R)-azepan-3-amina (48,7 mg, 0,427 mmol) siguiendo el mismo procedimiento que el utilizado para preparar el compuesto 28. EM (m/z) 438,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 8 10,42 (t, J = 6,0 Hz, 1H), 8,47 (s, 1H), 7,37 (td, J = 8,4,6,2 Hz, 1H), 7,27 (td, J = 8,8, 1,6 Hz, 1H), 4,78 -4,70 (m, 1H), 4,57 (d, J = 5,9 Hz, 2H), 4,16 -4,08 (m, 2H), 3,86 (d, J = 14,9 Hz, 1H), 3,65 (dd, J = 14,7, 1,8 Hz, 1H), 3,06 (dd, J = 13,2, 6,9, 3,5 Hz, 1H), 1,98 (dd, J = 7,5, 4,4 Hz, 1H), 1,90-1,70 (m, 3H), 1,62 (d, J = 7,5 Hz, 1H), 1,12 (d, J = 12,7 Hz, 1H).
Ejemplo 33: Preparación de N-(2,4-difluorobencN)-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (36):
[0316]
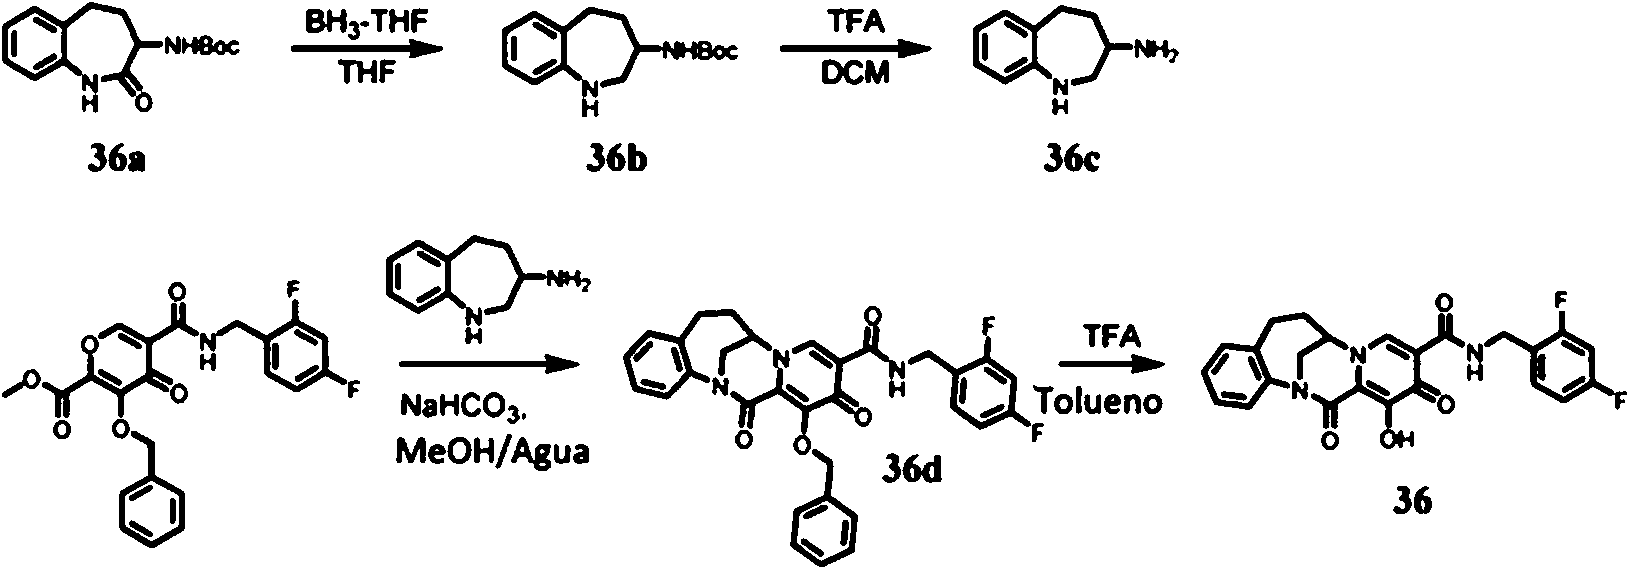
Síntesis de (2,3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)carbamato de terc-butilo (36b):
[0317] A la solución de terc-butil (2-oxo-2,3,4,5-tetrahidro-1H-benzo[b1azepin-3-il)carbamato (36a) (300 mg, 1,086 mmol) in THF (5 mL) se añadió una solución de BH3 -THF (6 ml, IN, 6mmol) a temperatura ambiente. Después de agitar durante la noche, la reacción se detuvo agregando MeOH y una solución acuosa de bicarbonato de sodio. La mezcla resultante se extrajo con acetato de etilo (100 ml). La capa orgánica se concentró al vacío. El residuo se purificó mediante cromatografía en gel de sílice para proporcionar (2,3,4,5-tetrahidro-1H-benzo[b1azepin-3-il)carbamato de terc-butilo. EM (m/z) 262,897 [M+H]+.
Síntesis de 2.3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-am¡na (36c):
[0318] A la solución de terc-butil (2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)carbamato (36b) (13 mg, 0,05 mmol) en DCM (1 ml), se añadió TFA (1 ml) a temperatura ambiente. Después de 2 h, se eliminaron el disolvente y el exceso de TFA. El residuo se usó en el siguiente paso sin purificación. EM (m/z) 162,952 [M+H]+.
Síntesis_____ de_____ N-(2,4-difluorobencil)-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e1pirido[1,2-alH^ldiazonina^-carboxamida (36):
[0319] N-(2,4-difluorobencil)-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a1[1,4]diazonina-9-carboxamida (36) se sintetizó a partir de metil 3-(benciloxi)-5-((2,4-difluorobencil)carbamoilo)-4-oxo-4H-piran-2-carboxilato (30 mg, 0,07 mmol) y 2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-amina siguen el mismo procedimiento que el utilizado para preparar compuesto 28. EM (m/z) 452,152 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 8 10,34 (t, J =
5,9 Hz, 1H), 8,59 (s, 1H), 7,41 (s, 1H), 7,36 - 7,16 (m, 5H), 7,05 (tdd, J = 8,5, 2,7, 1,1 Hz, 1H), 4,89 (s, 1H), 4,55 (d, J = 6,0 Hz, 2H), 4,18 (s, 1H), 3,74 (d, J = 2,1 Hz, 1H), 2,83 -2,67 (m, 2H), 2,24 (s, 1H), 2,10 (s, 1H).
Ejemplo 34: Preparación de (12R) y (12S)-N-(2,4-difluorobencN)-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (37-1,37-2):
[0320]

[0321] (12R) y (12S)-N-(2,4-difluorobencil)-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo [e]pirido[1,2-a][1,4]diazonina-9-carboxamida (37-1,37-2) se sintetizaron a partir de (R) y (S)-(2,3, 4,5-tetrahidro-1H-benzo[b]azepin-3-il)carbamato de terc-butilo (37a-1,37a-2, 164 mg, 0,625 mmol, para cada enantiómero), que se separaron del (2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)carbamato de terc-butilo racémico (36b) mediante separación por HPLC quiral (cromatografía SFC en una columna IB de 4,6 x 100 mm y 5 micras usando EtOH (15 %) como codisolvente), siguiendo el mismo procedimiento que el usado para preparar el compuesto 28. El pico 1 (37a-1) dio 37-1. EM (m/z) 452,16 [M+H]+.
1H RMN (400 MHz, DMSO-d6g) 810,37 (t, J = 5,9 Hz, 1H), 8,62 (s, 1H), 7,48 -7,21 (m, 7H), 7,13 -7,03 (m, 1H), 4,91 (dq, J = 4,9, 2,5 Hz, 1H), 4,58 (d, J = 5,9 Hz, 2H), 4,23 -4,14 (m, 1H), 3,75 (dd, J = 14,8, 2,1 Hz, 1H), 2,79 (dtd, J = 17,3, 14,5, 9,6 Hz, 2H), 2,27 (td, J = 12,1, 11,6, 4,8 Hz, 1H), 2,15 -2,05 (m, 1H). El pico 2 (37a-2) dio 37-2. EM (m/z) 452,2 [M+H]+.
1H RMN (400 MHz, DMSO-d6g) 810,33 (t, J = 5,9 Hz, 1H), 8,59 (s, 1H), 7,40 (d, J = 6,9 Hz, 1H), 7,36 -7,18 (m, 5H), 7,05 (td, J = 8,4, 2,5 Hz, 1H), 4,89 (s, 1H), 4,55 (d, J = 5,9 Hz, 2H), 4,16 (d, J = 14,5 Hz, 1H), 3,86 (s, 1H), 2,81 -2,70 (m, 2H), 2,24 (d, J = 3,5 Hz, 1H), 2,09 (d, J = 8,4 Hz, 1H).
Ejemplo 35: Preparación de (12R) y (12S)-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5, 12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (38-1,38-2):
[0322]

[0323] (12R) y (12S)-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobendl)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (38-1 y 38-2) se sintetizaron de manera análoga a 37-1 y 37-2 utilizando 3-(bencNoxi)-4-oxo-5-((2,4,6-tnfluorobencN)carbamoN)-4H-piran-2-carboxNato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo. EM (m/z) 470,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,36 (t, J = 5,8 Hz, 1H), 10,25 (s, 1H), 8,57 (s, 1H), 7,36 - 7,24 (m, 4H), 7,19 (t, J = 8,6 Hz, 2H), 4,86 (s, 1H), 4,56 (d, J = 5,8 Hz, 2H), 4,14 (d, J = 14,5 Hz, 1H), 3,71 (dd, J = 14,8, 2,0 Hz, 1H), 2,81 -2,69 (m, 2H), 2,27 -2,17 (m, 1H), 2,08 (d, J = 9,7 Hz, 1H).
Ejemplo 37: Preparación de (4R,7S,8S) y (4S,7R,8R)-13-hidroxi-1,12-dioxo-N-(2,4,6-trifluorobencil)-1,3,4, 5,6,7,8,12-octahidro-2,8:4,7-dimetanopirido[1,2-a][1,4]diazecina-11-carboxamida (40-1,40-2):
[0324]


Síntesis de 4-bromo-2-azab¡c¡clo[4.2.11nonan-3-ona (40a):
[0325] A una solución de 2-azabiciclo[4.2.1]nonan-3-ona (1 g, 7,18 mmol) en DCM (30 ml) se añadió PCI5 (1,496 g, 7 mmol) enfriando con un baño de hielo y agua. Después de agitar a 0-5°C durante 1 h, se añadió yodo (18,2 mg, 0,7 mmol) y la mezcla se agitó durante 5 minutos. Se añadió una solución de bromo (1,148 g, 7 mmol) en DCM (5 ml) a -5 °C y la mezcla se agitó a temperatura ambiente durante 1,5 h. Se añadió agua helada y se continuó agitando durante 30 minutos. La mezcla se extrajo con acetato de etilo (100 ml) y se lavó con Na2S2O3 acuoso y salmuera. Después de secar y eliminar el disolvente, el residuo se cristalizó en DCM y hexano para proporcionar el compuesto del título. EM (m/z) 218,1 [M+H]+.
Síntesis de 4-az¡do-2-azab¡c¡cIo[4.2.11nonan-3-ona (40b):
[0326] Una mezcla de 4-bromo-2-azabiciclo[4.2.1]nonan-3-ona (40a) (330 mg, 1,513 mmol) y NaN3 (394 mg, 6 mmol) en 10 ml de DMF) en un reactor de microondas a 120 °C durante la noche. La mezcla de reacción se extrajo con acetato de etilo (100 ml) y los extractos se lavaron con salmuera y se secaron y el disolvente se eliminó. El residuo se purificó por cromatografía en gel de sílice para proporcionar 4-azido-2-azabiciclo[4.2.1]nonan-3-ona (40b). EM (m/z) 181,12 [M+H]+.
Síntesis de rel-terc-butilo ((1R.4S.6S)-3-oxo-2-azab¡c¡cIo[4.2.11nonan-4-¡I)carbamato (40c) y rel-terc-butilo ((1R,4R,6S)-3-oxo-2-azab¡c¡cIo[4.2.11nonan-4-¡I)carbamato (40d):
[0327] Se cargó un reactor con 4-azido-2-azabiciclo[4.2.1]nonan-3- uno (40b) (500 mg, 2,775 mmol), dicarbonato de diterc-butilo (1,21 g, 6 mmol) y paladio carbón (10 % en peso, húmedo, 296 mg) en EtOH (30 ml) bajo argón. La mezcla de reacción se puso al vacío y se rellenó con hidrógeno gaseoso. Después de dos horas de agitación vigorosa, la mezcla de reacción se diluyó con EtOH (50 ml), se filtró a través de Celite® y se lavó con acetato de etilo. Se eliminó el disolvente y se purificó el residuo mediante cromatografía en gel de sílice para obtener dos diastereómeros del producto, pico 1 y pico 2. Pico 1, ((1R,4S,6S)-3-oxo-2-azabiciclo [4.2.1]nonan-4-il)carbamato de rel-terc-butilo (40c). EM (m/z) 255,02 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 86,10 - 5,84 (m, 2H), 4,12 (d, J = 4,9 Hz, 1H), 3,25 (dd, J = 14,6, 3,1 Hz, 1H), 3,10 (dddd, J = 14,8, 8,4,6,9, 1,4 Hz, 1H), 2,53 (s, 1H), 2,36 (d, J = 6,2 Hz, 1H), 1,99-1,82 (m, 2H), 1,73-1,58 (m, 3H), 1,50 (d, J 60 = 1,9 Hz, 1H), 1,45 (s, 9H). Pico 2, ((1R,4R,6S)-3-oxo-2-azab¡c¡cIo[4.2.1]nonan-4-¡I)carbamato de rel-terc-butilo (40d). EM (m/z) 277,2 [M+Na]+. 1H RMN (400 MHz, cloroformo-d) 85,89 (s, 1H), 5,56 (s, 1H), 4,02 (dd, J = 6,9, 4,5 Hz, 1H), 3,36
(ddd, J = 15,3, 7,6, 6,0 Hz, 1H), 2,76 (dt, J = 15,4,6,5 Hz, 1H), 2,42 -2,31 (m, 1H), 2,17 (s, 1H), 1,97 (s, 2H), 1,75 (d, J = 12,7 Hz), 2H), 1,67-1,55 (m, 1H), 1,45 (s, 9H), 1,41 (d, J = 5,7 Hz, 1H).
Síntesis de rel-(1R.4S.6R)-2-azab¡c¡clo[4.2.11nonan-4-am¡na (40f):
[0328] rel-(1R,4S,6R)-2-Azabiciclo[4.2.1] La nonan-4-amina (40f) se sintetizó a partir de rel -terc-butil ((1R,4S,6S)-3-oxo-2- azabiciclo[4.2.1]nonan-4-¡l)carbaiTiato (40c) de manera análoga a la síntesis de 2,3,4,5-tetrahidro-1H-benzo[b]azepin-3- amina (36c) a partir de (2-oxo-2,3,4,5-tetral^¡dro-1H-benzo[b]azep¡n-3-¡l)carbaTato de terc-butilo (36a).
Síntesis de (4S,7R,8R) y (4R,7S,8S)-13-(benc¡lox¡)-1,12-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,3,4,5,6,7,8,12-octah¡dro-2,8:4,7-d¡metanop¡r¡do[1.2-a1[1.41d¡azec¡na-11-carboxam¡da (40g-1,40g-2):
[0329] rel-(4R,7S,8S)-13-(Benc¡lox¡)-1,12-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,3,4,5,6,7,8,12-octah¡dro-2,8:4,7-d¡Tetanop¡r¡do[1,2-a][1,4]d¡azec¡na-11-carboxaT¡da (40 g) se sintetizó a partir de rel-(1R,4S,6R)-2-azabiciclo[4.2.
1]nonan-4-amina (40f) y 3-(benc¡lox¡)-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbaTo¡l)-4H-p¡ran-2-carbox¡lato de metilo por el mismo procedimiento que se utilizó para preparar el compuesto 28, seguido de separación por HPLC quiral para proporcionar el pico 1 (40 g-1) y el pico 2 (40 g-2). EM (m/z) 538,2 [M+H]+.
Síntesis de (4R,7S,8S) y (4S,7R,8R)-13-h¡drox¡-1,12-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,3,4,5,6,7,8,12-octah¡dro-2,8:4,7-d¡metanop¡r¡do[1.2-a1[1.41d¡azec¡na-11-carboxam¡da (40-1 y 40-2):
[0330] (4R,7S,8S) y (4S,7R,8R)-13-h¡drox¡-1,12-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,3,4,5,6,7,8,12-octah¡dro-2,8:4,7-d¡Tetanop¡r¡do[1,2-a1[1,41d¡azec¡na-11-carboxaT¡da (40-1,40-2) se sintetizaron a partir de los compuestos 40h-1 y 40h-2, respectivamente, siguiendo el mismo procedimiento que se usó para preparar el compuesto 28. EM (m/z) 448,2 [M+H]+.
1H RMN (400 MHz, DMSO-d6g) 810,37 (t, J = 5,8 Hz, 1H), 8,50 (s, 1H), 7,19 (t, J = 8,6 Hz, 2H), 4,55 (dd, J = 5,9, 2,8 Hz, 2H), 4,51 -4,38 (m, 1H), 4,21 (dd, J = 13,4, 7,0 Hz, 1H), 3,80 (d, J = 15,1 Hz, 1H), 2,90 -2,68 (m, 2H), 2,68 -2,59 (m, 1H), 2,57 -2,50 (m, 1H), 2,15-1,99 (m, 1H), 1,74 (d, J = 7,0 Hz, 2H), 1,49 (dd, J = 14,1, 6,9 Hz, 2H), 1,16 (d, J = 14,4 Hz, 1H).
Ejemplo 38: Preparación de (4S,7R,8S) y (4R,7S,8R)-13-hidroxi-1,12-dioxo-N-(2,4,6-trifluorobencil)-1,3,4, 5,6,7,8,12-octahidro-2,8:4,7-dimetanopirido[1,2-a][1,4]diazecina-11-carboxamida (41-1 y 41-2):
[0331]

[0332] (4S,7R,8S) y (4R,7S,8R)-13-hidroxi-1,12-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,5,6,7,8,12-octahidro-2,8:4,7-dimetanopirido[1,2-a][1,4]diazecina-11-carboxamida (41-1 y 41-2) se sintetizaron a partir de rel -terc-butil ((1R,4R,6S)-3-oxo-2-azabiddo[4.2.1]nonan-4-N)carbamato (40d) análogo a la preparación de los compuestos 40-1 y 40-2. EM (m/z) 448,2 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,38 (t, J = 5,8 Hz, 1H), 8,48 (s, 1H), 7,19 (t, J = 8,6 Hz, 2H), 4,78 (d, J = 9,2 Hz), 1H), 4,55 (t, J = 5,7 Hz, 2H), 4,08 (d, J = 13,3 Hz, 1H), 3,82 (d, J = 2,5 Hz, 1H), 3,05 - 2,88 (m, 2H), 2,42 (s, 1H), 2,19 (d, J = 14,0 Hz, 1H), 1,63 (dd, J = 13,2, 7,2 Hz, 3H), 1,40 (d, J = 11,9 Hz, 1H), 0,92 (d, J = 3,7 Hz, 1H).
Ejemplo 39a: Preparación de N-(2,4-difluorobencN)-5-hidroxi-4,6-dioxo-1,1a,2,4,6,10,11,11a-octahidro-3,10-metanociclopropa[f]pirido[1,2-a][1,4]diazonina-7-carboxamida (42-1):
[0333]

Síntesis de (1-hidroxipent-4-en-2-¡l)carbamato de bencilo (42a):
[0334] A un matraz de fondo redondo se añadió 2-aminopent-4-en-1-ol (2000 mg, 19,8 mmol), 100 ml de agua y carbonato de potasio anhidro (2,5 g, 40 mmol). A un segundo matraz de fondo redondo se añadieron 100 mL de dioxano y cloroformiato de bencilo (3,1 mL, 22 mmol). Cada mezcla se agitó para disolver. La mezcla de aminas se enfrió en un baño de hielo y se añadió la mezcla de dioxanos. La mezcla de reacción se dejó calentar lentamente a temperatura ambiente mientras se agitaba durante la noche. La mezcla de reacción se diluyó con DCM y se extrajo dos veces con DCM. Los extractos orgánicos se lavaron con NH4Cl, se secaron sobre sulfato de sodio y se concentraron. El residuo se purificó por cromatografía en gel de sílice para proporcionar el compuesto del título. EM (m/z) 235,9 [M+H]+.
Síntesis de (1-oxopent-4-en-2-il)carbamato de bencilo (42b):
[0335] A un matraz de fondo redondo se añadió (1-hidroxipent-4-en-2-il)carbamato de bencilo (42a, 3 g, 13 mmol) y 200 ml de DCM, seguido de peryodinano Dess Martin (6 g, 14,2 mmol). Después de agitar durante 1 h, se añadió más peryodinano de Dess-Martin (2 g, 4,7 mmol) a la mezcla de reacción y se continuó agitando durante otros 30 minutos. La mezcla se diluyó con DCM, se añadió una solución de NaHCO3 saturada y 11 g de tiosulfato de sodio. La mezcla resultante se agitó durante aproximadamente 10 min y se extrajo dos veces con DCM. Los extractos orgánicos se lavaron con una mezcla de salmuera, agua y NaHCO3, se secaron sobre sulfato de sodio y se concentraron para proporcionar el compuesto del título. EM (m/z) 234,0 [M+H]+.
Síntesis de (1-(alilam¡no)pent-4-en-2-¡l)carbamato de bencilo (42c):
[0336] A un matraz de fondo redondo se añadió (1-oxopent-4-en-2-il)carbamato de bencilo (6 g, 26 mmol) y THF (100 ml). Se añadieron alilamina (2,1 ml, 28,3 mmol) y triacetoxiborohidruro de sodio (8,2 g, 39 mmol) y la mezcla de reacción se agitó durante la noche. La reacción se inactivó con NaHCO3 acuoso saturado (20 mL) y la mezcla se extrajo con EtOAc (100 mL 33). Los extractos orgánicos combinados se secaron sobre sulfato de sodio anhidro y se concentraron al vacío para proporcionar el compuesto del título. EM (m/z) 275,2 [M+H]+.
Síntesis de al¡l(2-(((benc¡lox¡)carbon¡l)am¡no)pent-4-en-1-¡l)carbamato de bencilo (42d):
[0337] A un matraz de fondo redondo se añadió (1-(alilamino)pent-4-en-2-il)carbamato de bencilo (42c, 6,3 g, 23,1 mmol), 120 ml de agua y carbonato de potasio anhidro (2,9 g, 46,2 mmol). A un segundo matraz de fondo redondo se añadieron 120 ml de dioxano y cloroformiato de bencilo (3,6 ml, 25,4 mmol). Cada mezcla se agitó para disolver. La mezcla de aminas se enfrió en un baño de hielo y se añadió la mezcla de dioxanos. La mezcla de reacción se dejó calentar lentamente a temperatura ambiente mientras se agitaba durante la noche. La mezcla de reacción se diluyó con DCM y se extrajo dos veces con DCM. Los extractos orgánicos se lavaron con NH4Cl, se secaron sobre sulfato de sodio y se concentraron. El residuo se purificó por cromatografía en gel de sílice para proporcionar el compuesto del título. EM (m/z) 409,7 [M+H]+.
Síntesis de benc¡l-3-(((benc¡lox¡)carbon¡l)am¡no)azepano-1-carbox¡lato (42e-1 y 42e-2):
[0338] A un matraz de fondo redondo se añadió al¡l(2-(((benc¡lox¡)carbon¡l)am¡no)pent-4-en-1-¡l)carbamato de bencilo (42d, 6,3 mg, 16 mmol), DCM (400 ml) y dicloruro de bis^riciclohexilfosfina^encilidina rutenio (IV) (Grubbs Catalyst™ 1st Generation) (500 mg, 0,6 milimoles). La mezcla se calentó a reflujo durante la noche y se concentró. El residuo se disolvió en DCM y se purificó por cromatografía en gel de sílice. La mezcla de enantiómeros se separó en enantiómeros individuales mediante cromatografía SFC preparativa en una columna Chiralcel® OJ-H utilizando el codisolvente MeOH para proporcionar 42e-1 (pico 1) y 42e-2 (pico 2). EM (m/z) 381,5 [M+H]+.
Síntesis de 5-(((benc¡lox¡)carbon¡l)am¡no)-3-azab¡c¡clo[5.1.01octano-3-carbox¡lato de bencilo (42f-1):
[0339] A un matraz de tres bocas se añadió 42e-1 (626 mg, 1,6 mmol) y DCM (3 ml). La mezcla resultante se enfrió a 0 °C y se añadió lentamente dietilzinc 1 M en hexano (3,46 ml), seguido de la adición lenta de diyodometano (0,5 ml, 6,6 mmol). La mezcla de reacción se agitó a 0 °C durante 10 min y se añadió una segunda carga de dietilcinc y diyodometano. La mezcla se agitó a 0 °C durante 2 h, se retiró del baño de hielo y se agitó durante otras 2 h. Se añadió una tercera carga de dietilcinc y diyodometano y la mezcla se agitó durante la noche. La reacción se inactivó con agua y se extrajo dos veces con d Cm . Los extractos orgánicos combinados se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó por cromatografía en gel de sílice para proporcionar el compuesto del título. EM (m/z) 395,3 [M+H]+.
Síntesis de 5-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-4.6-d¡oxo-1.1a.2.4.6.10.11.11a-octah¡dro-3.10-metanoc¡clopropa[f1 piridon^-alH^ldiazonina^-carboxamida (42h-1):
[0340] A un matraz de fondo redondo se añadió 42f-1 (200 mg, 0,5 mmol), etanol (20 ml) y paladio sobre carbono 10 wt. % de carga (base seca), matriz de polvo de carbono, soporte húmedo (216 mg, 0,2 mmol). La mezcla se burbujeó con N2 y se añadió un globo de H2. La mezcla de reacción se agitó durante la noche, se filtró sobre Celite® y se concentró. El residuo se combinó con 3-benc¡lox¡-5-[(2,4-d¡fluorofen¡l)met¡lcarbamo¡l]-4-oxo-p¡ran-2-carbox¡lato de metilo (108,9 mg, 0,5 mmol), NaHCO3 (85 mg, 1 mmol) y MeOH (3 ml). La mezcla se agitó a 70 °C durante aproximadamente 4 h hasta que se completó la ciclación. Los sólidos se filtraron y la solución se concentró. El residuo se disolvió en DMF/agua/TFA y se purificó por HPLC para proporcionar el diastereoisómero principal del compuesto del título. EM (m/z) 506,2 [M+H]+.
Síntesis de N-(2.4-d¡fluorobenc¡l)-5-h¡drox¡-4.6-d¡oxo-1.1a.2.4.6.10.11.11a-octah¡dro-3.10-metanoc¡clopropa[f1p¡r¡do[1.2-alH^ldiazonina^-carboxamida (42-1):
[0341] A un vial se le añadió 5-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-4,6- dioxo-1,1a,2,4,6,10, 11,11a-octahidro-3,10-metanoc¡clopropa[f]p¡r¡do[1,2-a][1,4]d¡azon¡na-7-carboxam¡da (42h-1,63 mg, 0,12 mmol), tolueno (2 ml) y TFA (1 ml). La mezcla de reacción se agitó hasta que la LCMS indicó una desprotección completa, se concentró, se diluyó con DMF y se purificó por HPLC para proporcionar el compuesto del título. Em (m/z) 416,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 8 10,59 (s, 1H), 8,55 (s, 1H), 7,41 -7,32 (m, 1H), 6,89 -6,78 (m, 2H), 4,67 (d, 2H), 4,64 -4,55 (m, 1H), 4,48 (dd, 1H), 4,22 (dd, 1H), 3,94 -3,83 (m, 1H), 3,75 -3,66 (m, 1H), 2,96 - 2,84 (m, 1H), 1,38-1,07 (m, 3H), 0,49 - 0,41 (m, 1H).
Ejemplo 39b: Preparación de (1aS,10R,11aS)-N-(2,4-difluorobencN)-5-hidroxi-4,6-dioxo-1,1a,2,4,6,10,11,11aoctahidro-3,10-metanociclopropa[f]pirido[1,2-a][1,4]diazonina-7-carboxamida (42-2):
[0342]

[0343] (1aS,10R,11aS)-N-(2,4-difluorobencil)-5-hidroxi-4,6-dioxo-1,1a,2,4,6,10,11,11a-octahidro-3,10-metanocidopropa[f]pirido[1,2-a][1,4]diazonina-7-carboxamida (42-2) se preparó de manera análoga a 42-1, comenzando con 42e-2 (pico 2) en su lugar de 42e-1 (pico 1). EM (m/z) 416,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 8 10,46 (s, 1H), 8,43 (s, 1H), 7,40 -7,30 (m, 1H), 6,87 -6,75 (m, 2H), 4,64 (d, 2H), 4,56 -4,50 (m, 1H), 4,50 -4,40 (m, 1H), 4,18 (dd, 1H), 3,86 (dd, 1H), 3,67 (d, 1H), 2,93 -2,80 (m, 1H), 1,37-1,04 (m, 3H), 0,91 - 0,76 (m, 1H), 0,47 - 0,34 (m, 1H).
Ejemplo 40: Preparación de (7S)-2,4,6-trifluorobencil 12-metoxi-1,11-dioxo-1,3,4,5,6,11-hexahidro-7I3-2,7-metanopirido[2,1-c][1,4]diazonina-10-carboxilato y (7R)-2,4,6-trifluorobencil 12-metoxi-1,11-dioxo-1,3,4,5,6,11-hexahidro- 7I3-2,7-metanopirido[2,1-c][1,4]diazonina-10-carboxilato (43-1,43-2):
[0344]

Síntesis de 3-bromo-6-fluoro-1,3.4.5-tetrah¡dro-2H-benzo[b1azep¡n-2-ona (43a):
[0345] En una solución de 6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona (1 g, 5,58 mmol) en DCM (25 ml), pentacloruro de fósforo (1,16 g, 5,58 mmol) se añadió en un baño de enfriamiento con hielo. Después de agitar la mezcla de reacción durante 5 h, se añadió yodo (14,2 mg, 0,558 mmol), seguido de bromo (0,892 g, 5,58 mmol). La mezcla de reacción se dejó calentar a ta y se agitó durante 1,5 horas. La mezcla de reacción se extrajo con acetato de etilo y se lavó
con una solución acuosa de Na2S2SO3 y salmuera. La capa orgánica se secó sobre MgSO4 y el disolvente se eliminó en un evaporador rotatorio. El compuesto del título se cristalizó en una mezcla de DCM/acetato de etilo. EM (m/z) 260 [M+H]+.
1H RMN (400 MHz, DMSO-d6g) 810,18 (s, 1H), 7,25 (td, J = 8,1,6,3 Hz, 1H), 6,99 (ddd, J = 9,4, 8,4, 1,1 Hz, 1H), 6,84 (d, J = 7,9 Hz, 1H), 4,65 (dd, J = 9,2, 7,3 Hz, 1H), 2,96 - 2,83 (m, 1H), 2,76 - 2,59 (m, 2H), 2,47 - 2,41 (m, 1H).
Síntesis de 3-az¡do-6-fluoro-1,3.4.5-tetrah¡dro-2H-benzo[b1azep¡n-2-ona (43b):
[0346] En una solución de 3-bromo-6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona (43a, 109 mg, 0,422 mmol) en DMF (5 ml), azida de sodio (110 mg, 1,69 mmol) se añadió. Después de agitar durante 4 h a 60 °C, la mezcla de reacción se extrajo con acetato de etilo y se lavó con salmuera. La capa orgánica se secó sobre MgSO4 y el disolvente se eliminó en un evaporador rotatorio. El residuo se purificó mediante una columna de gel de sílice para proporcionar el compuesto del título. EM (m/z) 221 [M+H]+.
Síntesis de (6-fluoro-2-oxo-2.3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)carbamato de terc-butilo (43c):
[0347] En una solución de 3- azido-6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona (43b, 880 mg, 4 mmol) en THF (30 ml), dicarbonato de di-terc-butilo (1,308 g, 5,99 mmol) y Pd/C al 10 % (425 mg), luego la mezcla se burbujeó en atmósfera de hidrógeno (presión de globo). Después de agitar la reacción durante 2 h, se filtró a través de una capa de Celite® y se lavó con acetato de etilo y el filtrado se concentró en un evaporador rotatorio. El residuo se purificó mediante una columna de gel de sílice, proporcionando el compuesto del título. EM (m/z) 317,1 [M+Na]+. 1H RMN (400 MHz, DMSO-d6g) 89,87 (s, 1H), 7,32 - 7,21 (m, 1H), 7,00 (q, J = 8,5 Hz, 2H), 6,85 (d, J = 7,9 Hz, 1H), 3,91 -3,78 (m, 1H), 2,96 (dd, J = 14,0, 6,3 Hz, 1H), 2,45 - 2,28 (m, 1H), 2,23-1,98 (m, 2H), 1,32 (s, 9H).
Síntesis de (S)-(6-fluoro-2.3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)carbamato de terc-butilo y (R)-(6-fluoro-2,3),4,5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)carbamato (43d-1 y 43d-2):
[0348] En una solución de (6-fluoro-2-oxo-2) de terc-butilo,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)carbamato (43c, 800 mg, 2,72 mmol) en THF (30 ml), solución de BH3-THF (1 N, 13 ml) añadido a temperatura ambiente. Después de agitar la reacción durante la noche, la reacción se inactivó con MeOH (1 ml) y solución acuosa de bicarbonato de sodio. La mezcla resultante se extrajo con acetato de etilo (100 ml) y se lavó con salmuera. La capa orgánica se secó sobre MgSO4 y se concentró al vacío. El residuo se purificó mediante una columna de gel de sílice para proporcionar (6-fluoro-2-oxo-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)carbamato de terc-butilo (43d). EM (m/z) 281,2 [M+H]+.
[0349] 43d se separó en enantiómeros individuales mediante HPLC quiral (cromatografía SFC en una columna IB de 4,6 x 100 mm y 5 mic usando EtOH (15 %) como codisolvente) para proporcionar los compuestos del título.
Síntesis de (S)-6-fluoro-2.3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-am¡na y (R)-6-fluoro-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-amina (43e-1 y 43e-2)
[0350] En una solución de (S)-(6-fluoro-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)carbamato o (R)-(6-fluoro-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)carbamato (65 mg, 0,232 mmol) en Se añadió DCM (5 ml), TFA (1 ml) a ta. Después de 2 h, el solvente y el exceso de TFA se eliminaron mediante un evaporador rotatorio para proporcionar los compuestos del título (43e-1 o 43e-2), que se llevaron al siguiente paso, sin más purificación. EM (m/z) 181,2 [M+H]+.
Síntesis__________ de__________ (S)-3-(benciloxi)-1-(6-fluoro-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbamo¡l)-1.4-d¡h¡drop¡r¡d¡n-2-carbox¡lato de metilo y (R)-3-(benciloxi)-1-(6-fluoro-2,3,4,5-tetrahidro-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1.4-d¡h¡drop¡r¡d¡n-2-carbox¡lato (43f-1 y 43f-2):
[0351] En una solución de (S)-6-fluoro-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-amina o (R)-6-fluoro-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-amina (43e-1 o 43e-2, 40 mg, 0,143 mmol) en MeOH/agua (v/v=6/1, 3,5 ml), bicarbonato de sodio (59,9 mg, 0,713 mmol) y 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo (60 mg, 0,134 mmol). La mezcla de reacción se agitó durante la noche a 60 °C, se extrajo con acetato de etilo (100 ml) y se lavó con salmuera. La capa orgánica se secó sobre MgSO4 y el disolvente se eliminó mediante un evaporador rotatorio para dar los compuestos del título (43f-1 o 43f-2), que se llevaron adelante sin más purificación. EM (m/z) 610,2 [M+H]+.
Síntesis de una mezcla de (12S)-7-(benciloxi)-1-fluoro-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxam¡da y (12S)-1-fluoro-7-metoxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6.8.13.14-tetrah¡dro-12H-5.12-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxam¡da. y (12R)-7-(benciloxi)-1-fluoro-6.8-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-6.8.13.14-tetrah¡dro-12H-5.12-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxamida_______ y_______ (12R)-1-fluoro-7-metoxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxam¡da (mezcla de 43g-1 y 43h-1) y (mezcla de 43g-2 y 43h-2):
[0352] En una solución de crudo de (S)-o (R)-2-metil 5-(2,4,6-trifluorobencil) 3-(benciloxi)-1-(6-fluoro-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)-4-oxo-1,4-dihidropiridin-2,5-dicarboxilato (43f-1 o 43f-2, 80 mg, 0,131 mmol) en MeOH (6 mL), se añadió solución acuosa de LiOH (2 N, 2 mL). Después de agitar la reacción durante 2 h, se eliminó el disolvente y se extrajo con acetato de etilo (100 ml). Después de secar la capa orgánica sobre MgSO4, el solvente se eliminó mediante
un evaporador rotatorio proporcionando los compuestos del título (mezcla de 43g-1 y 43h-1 o mezcla de 43g-2 y 43h-2), que se tomaron en bruto, sin más. purificación. 43g-1,43g-2: EM (m/z) 578,2 [M+H]+. 43h-1,43h-2: EM (m/z) 501,2 [M+H]+.
Síntesis_________ de_________ (12S)-1-fluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e1p¡r¡do[1,2-a1[1.41d¡azon¡na-9-carboxam¡da y (12R)-1-fluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencilo)-6.8.13.14- tetrah¡dro-12H-5.12-metanobenzo[e1p¡r¡do[1,2-a1[1.41d¡azon¡na-9-carboxam¡da (43-1 y 43-2):
[0353] A la mezcla de (12S)-7-(benciloxi)-1-fluoro-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e1pirido[1,2-a1[1,41diazonina-9-carboxamida con 1-fluoro-7-metoxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6.8.13.14- tetrahidro-12H-5,12-metanobenzo[e1pirido[1,2-a1[1,41diazonina-9-carboxamida (43g-1/43h-1,198 mg, 0,343 mmol) o (12R)-7-(benciloxi)-1-fluoro-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e1pirido[1,2-a1[1,41diazonina-9-carboxamida con 1-fluoro-7-metoxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6.8.13.14- tetrahidro-12H-5,12-metanobenzo[e1pirido[1,2-a1[1,41diazonina-9-carboxamida (43g-2/43h-2, 98 mg, 0,17 mmol) en DMF (6 ml), se añadió LiCl (10 eq.). Después de agitar a 105 °C durante 1,5 h, la mezcla de reacción se filtró y se purificó mediante HPLC preparativa (Gemini 10u C18 110A), eluyendo con 15-80 % de acetonitrilo en agua (0,1 % TFA) durante 15 min, para dar el título compuestos (43-1 o 43-2).
[0354] 43-1: EM (m/z) 488,2 [M+H1+. 1H RMN (400 MHz, DMSO-d6g) 810,34 (t, J = 5,8 Hz, 1H), 8,58 (s, 1H), 7,32 (dd, J = 8,1, 6,1 Hz, 1H), 7,19 (td, J = 8,3, 3,5 Hz, 4H), 4,95 -4,85 (m, 1H), 4,56 (d, J = 5,7 Hz, 2H), 4,13 (d, J = 14,7 Hz, 1H), 3,85 (dd, J = 14,9, 2,1 Hz, 1H), 2,88 (dd, J = 17,0, 9,7 Hz, 1H), 2,71 (dd, J = 16,9, 9,2 Hz, 1H), 2,42 - 2,28 (m, 1H), 2,03 1,92 (m, 1H).
[0355] 43-2: EM (m/z) 488,1 [M+H1+. 1H RMN (400 MHz, DMSO-d6g) 810,34 (t, J = 5,8 Hz, 1H), 8,58 (s, 1H), 7,33 (td, J = 8,1,6,1 Hz, 1H), 7,19 (td, J = 8,4, 4,0 Hz, 3H), 4,90 (t, J = 5,8 Hz, 1H), 4,56 (d, J = 5,7 Hz, 2H), 4,13 (d, J = 14,6 Hz, 1H), 3,87 (d, J = 2,2 Hz, 1H), 2,88 (dd, J = 16,5, 10,1 Hz, 1H), 2,71 (dd, J = 16,9, 9,2 Hz, 1H), 2,35 (q, J = 7,7, 7,0 Hz, 1H), 1,98 (d, J = 8,6 Hz, 1H).
Ejemplo 41: Preparación de (8R,Z)-N-(2,4-difluorobencM)-13-hidroxi-1,12-dioxo-1,3,4,7,8,12-hexahidro-2,8-metanopirido[1,2-a][1,4]diazecina-11-carboxamida y (8S,Z)-N-(2,4-difluorobencil)-13-hidroxi-1,12-dioxo-1,3,4, 7,8,12-hexahidro-2,8-metanopirido[1,2-a][1,4]diazecina-11-carboxamida (44-1 y 44-2):
[0356]

Síntesis de (R.Z)-3-(((benc¡lox¡)carbon¡l)am¡no)-3.4.7.8-tetrah¡droazoc¡no-1(2l-0-carbox¡lato de bencilo y (S.ZÍ-3-(((benc¡lox¡)carbon¡l)am¡no)-3.4.7,8-tetrah¡droazoc¡no-1(2H)-carbox¡lato (44a-1 y 44a-2)
[0357] Los compuestos del título se sintetizaron a partir de 2-aminopent-4-en-1-ol de manera análoga a 42e-1 y 42e- 2, excepto que 42-b se hizo reaccionar con but-3-en-1-amina en lugar de alilamina. 44a-1: EM (m/z) 395,2 [M+H1+. 44b-1: EM (m/z) 395,2 [M+H1+.
Síntesis de (R.Z) y (S.Z)-1.2,3.4.7.8-hexah¡droazoc¡n-3-am¡na (44b-1 y 44b-2)
[0358] A un vial se le añadió bencilo (R,Z)-3-(((benciloxi)carbonil)amino)-3,4,7,8-tetrahidroazocina-1(2H)-carboxilato o (S,Z)-3-(((benciloxi)carbonilo) amino)-3,4,7,8-tetrahidroazocino-1(2H)-carboxilato (44a-1 o 44a-2,500 mg, 1,3 mmol) y HCl 4 N en dioxano (6,3 ml, 25 mmol). La reacción se agitó a 95 °C durante la noche, se enfrió a ta y se concentró para dar los compuestos del título (44b-1 o 44b-2), que se usaron posteriormente sin más purificación. EM (m/z) 127,2 [M+H1+.
Síntesis______ de______ (8R,Z)-N-(2,4-difluorobencil)-13-hidroxi-1,12-dioxo-1,3,4,7,8,12-hexahidro-2,8-metanopirido[1,2-a1[1,41diazec¡na-11-carboxam¡da y (8S,Z)-N-(2,4-difluorobencil)-13-hidroxi-1,12-dioxo-1,3,4,7,8,12-hexahidro-2,8-metanop¡r¡do[1,2-a1[1.41d¡azec¡na-11-carboxam¡da (44-1 y 44-2)
[0359] Los compuestos del título se sintetizaron a partir de (R,Z)-1,2,3,4,7,8-hexahidroazocin-3-amina o (S,Z)-1,2,3,4,7,8-hexahidroazocin-3-amina (44b-1 o 44b-2, 18,9 mg, 0,163 mmol) y 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de etilo (70 mg, 0,163 mmol) siguiendo un procedimiento similar al procedimiento de preparación del compuesto 28.
[0360] 44-1: EM (m/z) 416,3 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,71 -10,56 (m, 1H), 8,56 (s, 1H), 7,38 (q, 1H), 6,91 -6,78 (m, 2H), 6,05 (q, 1H), 5,71 (q, 1H), 4,76 -4,61 (m, 2H), 4,55 (ddd, 1H), 4,48 -4,34 (m, 1H), 4,02 -3,90 (m, 1H), 3,75 (d, 1H), 3,09 -2,97 (m, 1H), 2,73 -2,64 (m, 1H), 2,63 -2,52 (m, 1H), 2,52 -2,45 (m, 1H), 2,45 -2,32 (m, 1H).
[0361] 44-2: EM (m/z) 416,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,66 -10,51 (m, 1H), 8,52 (s, 1H), 7,38 (q, 1H), 6,84 (q, 2H), 6,05 (q, 1H), 5,71 (q, 1H), 4,74-4,62 (m, 2H), 4,56 (ddd, 1H), 4,46 - 4,35 (m, 1H), 3,97 (dd, 1H), 3,75 (d, 1H), 3,08 - 2,99 (m, 1H), 2,71 - 2,63 (m, 1H), 2,63 - 2,54 (m, 1H), 2,53 - 2,45 (m, 1H), 2,44 - 2,32 (m, 1H).
Ejemplo 42: Preparación de (12S)-1-doro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencM)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida y (12R)-1-cloro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencMo))-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazomna-9-carboxamida (45-1 y 45-2):
[0362]

[0363] Los compuestos del título se prepararon de manera similar a 43-1 y 43-2, usando 6-cloro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona en lugar de 6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona.
[0364] 45-1: EM (m/z) 504,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,38 (t, J = 5,8 Hz, 1H), 8,60 (s, 1H), 7,47 (dd, J = 6,7, 2,8 Hz, 1H), 7,40 -7,30 (m, 2H), 7,29 -7,16 (m, 2H), 4,96 -4,88 (m, 1H), 4,59 (d, J = 5,7 Hz, 2H), 4,15 (dd, J = 15,0, 1,9 Hz, 1H), 3,86 (dd, J = 14,7, 2,2 Hz, 1H), 3,04 (ddd, J = 17,1, 9,7, 2,3 Hz, 1H), 2,86 (ddd, J = 15,8, 10,3, 5,6 Hz, 1H), 2.41 -2,32 (m, 1H), 2,06 (dd, J = 13,4,6,9 Hz, 1H).
[0365] 45-2: EM (m/z) 504,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,38 (t, J = 5,8 Hz, 1H), 10,27 (s, 1H), 8,60 (s, 1H), 7,47 (dd, J = 6,7, 2,7 Hz, 1H), 7,41 - 7,30 (m, 2H), 7,29 -7,16 (m, 2H), 4,96-4,88 (m, 1H), 4,59 (d, J = 5,7 Hz, 2H), 4,20 -4,11 (m, 1H), 3,86 (dd, J = 14,7, 2,2 Hz, 1H), 3,04 (ddd, J = 17,2, 9,8, 2,3 Hz, 1H), 2,86 (dd, J = 16,8, 9,2 Hz, 1H), 2.42 -2,33 (m, 1H), 2,04 (q, J = 13,0, 9,4 Hz, 1H).
Ejemplo 43: Preparación de (12S)-4-fluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5, 12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida y (12R)-4-fluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (46-1 y 46-2):
[0366]

Síntesis de (S) y (R)-3-(benc¡lox¡)-1-(9-fluoro-2.3,4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1.4-d¡h¡drop¡r¡d¡n-2-carbox¡lato de metilo (46a-1 y 46a-2):
[0367] Los compuestos del título se prepararon de manera s¡m¡lar a (S)-3-(benc¡lox¡)-1-(6-fluoro-2,3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1,4-d¡h¡drop¡r¡d¡n-2-carbox¡lato de met¡lo y (R)-3-(benc¡lox¡)-1-(6-fluoro-2.3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1.4-d¡h¡drop¡r¡d¡n-2-carbox¡lato (43f-1 y 43f-2) usando 9-fluoro-1,3,4.5-tetrah¡dro-2H-benzo[b1azep¡na-2-ona en lugar de 6-fluoro-1,3,4,5-tetrah¡dro-2H-benzo[b1azep¡n-2-ona.
Síntes¡s_______ de_______ (12S)-7-(benc¡lox¡)-4-fluoro-6.8-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-6.8,13.14-tetrah¡dro-12H-5.12-metanobenzo[el¡1y¡¡do[1,2-al[1.41d¡azon¡na-9-carboxam¡da______y______(12R)-7-(benc¡lox¡)-4-fluoro-6,8-d¡oxo-N-(2.4.6)-tr¡fluorobenc¡l)-6.8.13.14-tetrah¡dro-12H-5.12-metanobenzo[e1p¡r¡do[1,2-a1[1.41d¡azon¡na-9-carboxam¡da (46b-1 y 46b- 2):
[0368] En una soluc¡ón de met¡l (S)-3-(benc¡lox¡)-1-(9-fluoro-2,3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1,4-d¡h¡drop¡r¡d¡n-2-carbox¡lato o (R)-3-(benc¡lox¡)-1-(9-fluoro-2,3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1,4-d¡h¡drop¡r¡d¡na-2-carbox¡lato (46a- 1 o 46a-2, 80 mg, 0.13 mmol) en MeOH (20 ml), se añad¡ó L¡OH (2 N. 4 ml) a ta. Después de calentar a 50 °C y ag¡tar durante 2 h. se añad¡ó una soluc¡ón de ác¡do cítrico (al 5 % en agua) y la reacc¡ón se extrajo con acetato de et¡lo (100 ml). La el¡m¡nac¡ón del d¡solvente d¡o (S)-3-(benc¡lox¡)-1-(9-fluoro-2,3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1,4-d¡h¡drop¡r¡d¡n-2-ác¡do carboxíl¡co o ác¡do (R)-3-(benc¡lox¡)-1-(9-fluoro-2,3.4.5-tetrah¡dro)-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1,4-d¡h¡drop¡r¡d¡n-2-carboxíl¡co. que se pros¡gu¡ó s¡n más pur¡f¡cac¡ón. EM (m/z) 596,2 [M+H1+.
[0369] En una soluc¡ón de ác¡do (S)-3-(benc¡lox¡)-1-(9-fluoro-2,3.4.5-tetrah¡dro-1H-benzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1,4-d¡h¡drop¡r¡d¡n-2-carboxíl¡co o ác¡do (R)-3-(benc¡lox¡)-1-(9-fluoro-2,3.4.5-tetrah¡dro-1Hbenzo[b1azep¡n-3-¡l)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-1,4-d¡h¡drop¡r¡d¡n-2-carboxíl¡co en DCM (5 mL), DIPEA (39 mg. 0,302 mmol) y HATU (86,1 mg. 0,227 mmol) se añad¡eron a ta. Después de 1 h. la mezcla de reacc¡ón se pur¡f¡có med¡ante una columna de gel de síl¡ce provocada con acetato de et¡lo para proporc¡onar los compuestos del título (46b-1 o 46b-2). EM (m/z) 578,2 [M+H1+.
Síntes¡s_________ de_________ (12S)-4-fluoro-7-h¡drox¡-6.8-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-6.8.13,14-tetrah¡dro-12H-5.12-metanobenzo[el¡)y¡¡do[1,2-al[1.41d¡azon¡na-9-carboxam¡da y (12R)-4-fluoro-7-h¡drox¡-6.8-d¡oxo-N-(2,4.6-tr¡fluorobenc¡l)-6.8.13.14-tetrah¡dro-12H-5.12-metanobenzo[e1p¡r¡do[1,2-a1[1.41d¡azon¡na-9-carboxam¡da (46-1 y 46-2):
[0370] En una soluc¡ón de (12S)-7-(benc¡lox¡)-4-fluoro-6,8-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-6,8,13,14-tetrah¡dro-12H-5,12-metanobenzo[e1py¡¡do[1,2-a1[1.41d¡azon¡na-9-carboxam¡da o (12R)-7-(benc¡lox¡)-4-fluoro-6,8-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-6.8.13.14-tetrah¡dro-12H-5,12-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxam¡da (46b-1 o 46b-2, 80 mg. 0,13 mmol) en tolueno (4 ml). se añad¡ó TFA (1 ml) a ta. Después de ag¡tar durante la noche. el d¡solvente y el exceso de TFA se el¡m¡naron med¡ante evaporac¡ón rotator¡a y el res¡duo se pur¡f¡có med¡ante HPLC preparat¡va para proporc¡onar los compuestos del título.
[0371] 46-1: EM (m/z) 488,1 [M+H1+. 1H RMN (400 MHz, DMSO-d6p) 810,35 (t. J = 5.8 Hz. 1H). 8,57 (s. 1H). 7,29 (dd. J = 7.9. 5.5 Hz. 1H). 7,25 -7,03 (m. 4H). 4,90 (s. 1H). 4,57 (d. J = 5.7 Hz. 2H). 4,19 (d. J = 14,6 Hz. 1H). 3,77 (dd. J = 14,9, 2.0 Hz. 1H). 2,90 -2,81 (m. 1H). 2,76 (d. J = 10,5 Hz. 1H). 2,32 -2,19 (m. 1H). 2,07 (d. J = 7.8 Hz. 1H).
[0372] 46-2: EM (m/z) 488,1 [M+H1+. 1H RMN (400 MHz. DMSO-d6p) 810,34 (d. J = 5.8 Hz. 1H). 10,27 (s. 1H). 10,22 (s.
1H). 8,57 (s. 1H). 7,34 -7,26 (m. 1H). 7,23 -7,05 (m. 4H). 4,90 (s. 1H). 4,57 (d. J = 5.8 Hz. 2H). 4,19 (d. J = 14,6 Hz. 1H).
3,77 (dd. J = 14,8, 2.0 Hz. 1H). 2,86 (dd. J = 16,8, 7.8 Hz. 1H). 2,77 - 2,70 (m. 1H). 2,30 - 2,19 (m. 1H). 2,07 (d. J = 7.8 Hz. 1H).
Ejemplo 44: Preparación de (7R)-N-(2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7
metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7S)-N-(2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,6,7,11 -tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (47-1 y 47-2):
[0373]
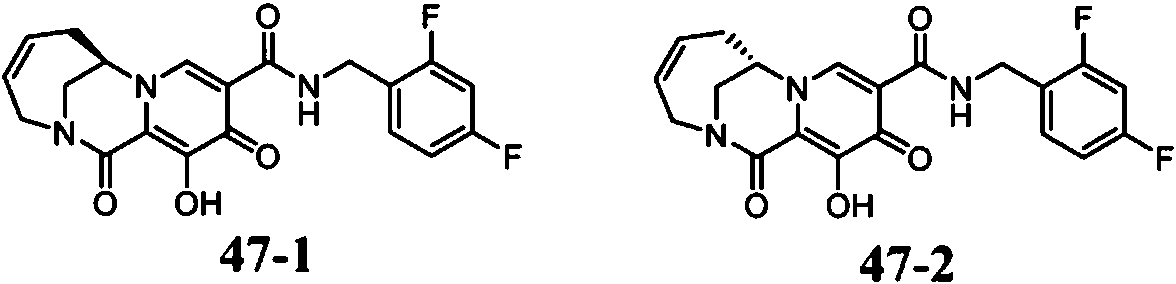
[0374] Los compuestos del título se sintetizaron de manera análoga a 44- 1 y 44-2, utilizando bencil-3-(((benciloxi)carbonil)amino)azepano-1-carboxilato (42e-1 o 42e-2) en lugar de bencilo (R,Z)-3-(((benciloxi)carbonil)amino)-3,4,7,8-tetrahidroazocina-1(2H)-o (S,Z)-3-(((benciloxi)carbonil)amino)-3,4,7,8-tetrahidroazocina- 1(2H)-carboxilato (44a-1 o 44a-2).
[0375] 47-1: EM (m/z) 402,4 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,38 (s, 1H), 8,41 (s, 1H), 7,60-7,23 (m, 1H), 7,15-6,90 (m, 2H), 5,79-5,50 (m, 2H), 5,17-4,87 (m, 1H), 4,78 (d, J = 9,2 Hz, 1H), 4,60 (d, J = 5,9 Hz, 2H), 3,96 -3,83 (m, 1H), 3,82 -3,66 (m, 2H), 3,14 -2,86 (m, 1H), 2,61 -2,34 (m, 1H), 2,15 -2,13 (m, 1H).
[0376] 47-1: EM (m/z) 402,3 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 810,37 (s, 1H), 8,42 (s, 1H), 7,43 (td, J = 8,7, 6,4 Hz, 1H), 7,06 - 6,87 (m, 2H), 5,69 -5,54 (m, 2H), 4,96 (dd, J = 18,1, 3,2 Hz, 1H), 4,79 (ddt, J = 9,1, 4,5, 2,1 Hz, 1H), 4,60 (d, J = 5,8 Hz, 2H), 3,88 (dd, J = 14,2, 1,7 Hz, 1H), 3,82-3,68 (m, 2H), 3,11-2,93 (m, 1H), 2,50-2,36 (m, 1H).
Ejemplo 45: Preparación de (12S)-2-cloro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencM)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida y (12R)-2-cloro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencMo))-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazomna-9-carboxamida (48-1 y 48-2):
[0377]

[0378] Los compuestos del título se prepararon de manera análoga a 43-1 y 43-2, usando 7-cloro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona en lugar de 6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona.
[0379] 48-1: EM (m/z) 505,2 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,38 (t, J = 5,8 Hz, 1H), 8,59 (s, 1H), 7,47 (d, J = 1.8 Hz, 1H), 7,38 (d, J = 1,8 Hz), 2H), 7,30 - 7,04 (m, 2H), 4,89 (td, J = 5,0, 2,4 Hz, 1H), 4,59 (d, J = 5,8 Hz, 2H), 2,95 -2,64 (m, 2H), 2,40 -2,24 (m, 1H), 2,15-1,98 (m, 1H).
[0380] 48-2: EM (m/z) 504,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 810,38 (t, J = 5,8 Hz, 1H), 8,59 (s, 1H), 7,47 (d, J = 1.8 Hz, 1H), 7,37 (s, 1H), 7,22 (t, J = 8,6 Hz, 2H), 4,89 (s, 1H), 4,59 (d, J = 5,7 Hz, 2H), 4,15 (d, J = 14,4 Hz, 1H), 3,76 (dd, J = 14,7, 2,0 Hz, 1H), 2,92 -2,79 (m, 1H), 2,73 (dd, J = 9,9, 6,6 Hz, 1H), 2,27 (s, 2H), 2,07 (d, J = 10,2 Hz, 2H).
Ejemplo 46: Preparación de (12S)-2-cloro-N-(2,4-difluorobencil)-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo [e]pirido[1,2-a][1,4]diazonina-9-carboxamida y (12R)-2-cloro-N-(2,4-difluorobencil)-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (49-1 y 49-2):
[0381]

[0382] Los compuestos del título se prepararon de manera análoga a 43-1 y 43-2, usando 7-cloro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona en lugar de 6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona y metil 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo.
[0383] 49-1: EM (m/z) 487,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 610,35 (t, J = 5,9 Hz, 1H), 8,61 (s, 1H), 7,55 -7,33 (m, 4H), 7,29 - 7,18 (m, 1H), 7,12-6,97 (m, 1H), 4,97 -4,83 (m, 1H), 4,58 (d, J = 5,8 Hz, 2H), 4,22 - 4,10 (m, 1H), 2,97 -2,59 (m, 2H), 2,30 (m, 1H), 2,08 (m, 1H).
[0384] 49-2: EM (m/z) 486,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6g) 610,35 (t, J = 5,9 Hz, 1H), 10,06 (s, 1H), 8,61 (s, 1H), 7,50 - 7,38 (m, 2H), 7,38 (d, J = 1,4 Hz, 2H), 7,26 (ddd, J = 10,5, 9,4, 2,6 Hz, 1H), 7,08 (tt, J = 8,6, 1,7 Hz, 1H), 4,91 (dq, J = 5,0, 2,5 Hz, 1H)), 4,58 (d, J = 5,9 Hz, 2H), 4,16 (dd, J = 14,8, 2,0 Hz, 1H), 3,82 -3,69 (m, 1H), 2,86 (ddd, J = 16,8, 9,3, 3,1 Hz, 1H), 2,79 - 2,68 (m, 1H), 2,29 (s, 1H), 2,12-2,03 (m, 1H).
Ejemplo 47: Preparación de (12S)-2,3-difluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencM)-6,8,13,14-tetrahidrol2H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida y (12R)-2,3-difluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (50-1 y 50-2):
[0385]

Síntesis de 7.8-d¡fluoro-1,3.4.5-tetrah¡dro-2H-benzo[b1azep¡n-2-ona (50a):
[0386] A una solución de 6,7-difluoro-3,4-dihidronaftalen-1(2H)-ona (1 g, 5,49 mmol) en ácido metanosulfónico (7 ml), azida de sodio (428 mg, 6,59 mmol) se añadió en tres porciones en un baño de enfriamiento con hielo durante 15 min. Después de 30 min, se añadió agua (100 ml) y el producto precipitó fuera de la solución. El sólido se lavó con agua y se secó para dar el compuesto del título (50a). EM (m/z) 198 [M+h ]+. 1H RMN (400 MHz, cloroformo-d) 67,88 (s, 1H), 7,04 (dd, J = 10,4, 8,4 Hz, 1H), 6,85 (dd, J = 10,5, 7,1 Hz, 1H), 2,75 (t, J = 7,2 Hz, 2H), 2,36 (t, J = 7,3 Hz, 2H), 2,22 (t, J = 7,3 Hz, 2H).
Síntesis______ de______ (12R)-7-(benc¡lox¡)-2.3-d¡fluoro-6.8-d¡oxo-N-(2.4.6-t¡¡fluorobenc¡l)-6.8.13.14-tetrah¡dro-12H-5.12-metanobenzo[eli)yiido[1,2-al[1,41diazonina-9-carboxamida y (12S)-7-(benciloxi)-2,3-difluoro-6,8-dioxo-N-(2,4,6-tr¡fluorobenc¡l)-6.8.13.14-tetrah¡dro-12H-5.12-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxam¡da (50b-1 y 50b-2):
[0387] Los compuestos del título se prepararon de manera análoga a 43g-1 y 43g-2, usando 7,8-difluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona (50a) en lugar de 6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona.
Síntesis_______ de_______ (12S)-2,3-difluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e1pirido[1,2-a1[1,41diazonina-9-carboxamida______ y______ (12R)-2,3-difluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-tr¡fluorobenc¡l)-6.8.13.14-tetrah¡dro-12H-5.12-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxam¡da (50-1 y 50- 2):
[0388] Los compuestos del título se prepararon de manera análoga a 46-1 y 46-2, usando (12R)-7-(benciloxi)-2,3-difluoro
6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida o (12S)-7-(benciloxi)-2,3-difluoro-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (50b-1 o 50b-2) en lugar de (S)-o (R)-3-(benciloxi)-1-(9-fluoro-2,3,4,5-tetrahidro-1H-benzo[b]azepin-3-il)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-1,4-dihidropiridina-2-carboxilato (46a-1 o 46a-2).
[0389] 50-1: EM (m/z) 488,1 [M+H]+. 1H RMN (400 MHz, DMSO-da) 8 10,31 (t, J = 6,0 Hz, 1H), 8,58 (s, 1H), 7,54 - 7,42 (m, 2H), 7,40 (d, J = 6,7 Hz, 1H), 7,22 (td, J = 9,9, 2,6 Hz, 1H), 7,05 (td, J = 8,6, 2,5 Hz, 1H), 4,89 (d, J = 5,1 Hz, 1H), 4,55 (d, J = 5,8 Hz, 2H), 4,13 (d, J = 14,6 Hz, 1H), 3,76 (s, 1H), 2,79 (d, J = 8,1 Hz, 1H), 2,70 (d, J = 10,3 Hz, 1H), 2,24 (s, 1H), 2,07 (d, J = 8,6 Hz, 1H).
[0390] 50-2: EM (m/z) 488,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,31 (t, J = 5,9 Hz, 1H), 8,58 (s, 1H), 7,48 (dt, J = 11,6, 8,5 Hz, 2H), 7,39 (dd, J = 8,7, 6,7 Hz, 1H), 7,22 (td, J = 10,0, 2,6 Hz, 1H), 7,05 (td, J = 8,6, 2,5 Hz, 1H), 4,89 (s, 1H), 4,55 (d, J = 5,9 Hz, 2H), 4,13 (d, J = 14,6 Hz, 1H), 3,80 (d, J = 2,0 Hz, 1H), 2,79 (d, J = 8,1 Hz, 1H), 2,75 - 2,62 (m, 1H), 2,24 (s, 1H), 2,13 -2,00 (m, 1H).
Ejemplo 48: Preparación de (7S)-N-(3-cloro-2,4-difluorobencM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (51):
[0391]

[0392] A una solución de ácido (7S)-12-metoxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxílico (39a, 100 mg, 0,31 mmol), (3-cloro-2,4-difluorofenil)metanamina (82 mg, 0,46 mmol) y trietilamina (0,128 ml, 0,924 mmol) en DCM (2 ml) se añadió HATU (152 mg, 0,400 mmol). La mezcla se agitó a temperatura ambiente durante 15 min, luego la capa orgánica se enjuagó con 3 x 3 de HCl 1 M, 3 x 3 de NaOH 1 M y 1 x 3 de NaHCO3 sat. Los extractos orgánicos se secaron sobre sulfato de sodio, se filtraron y se concentraron a sequedad. El residuo se disolvió en DMF (1 ml) y se añadió cloruro de litio (261 mg, 6,16 mmol). La mezcla se agitó a 100 °C durante 30 minutos, luego se enfrió a temperatura ambiente, se diluyó con TFA acuoso, se purificó mediante HPLC preparativa (MeCN/agua con TFA al 0,1 %) y se liofilizó para proporcionar el compuesto del título (51). EM (m/z) 438,9 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,41 (s, 1H), 8,46 (s, 1H), 7,37 (td, J = 8,4,6,1 Hz, 1H), 7,09 (td, J = 8,7, 1,8 Hz, 1H), 4,73 -4,53 (m, 3H), 4,24 (ddd, J = 13,3, 9,3, 7,3 Hz, 1H), 3,91 (dt, J = 14,7, 1,9 Hz, 1H), 3,60 (dd, J = 14,8, 1,8 Hz, 1H), 3,18 (ddd, J = 13,3, 7,2, 2,7 Hz, 1H), 2,09-1,99 (m, 3H), 1,89-1,59 (m, 2H), 1,38-1,09 (m, 1H).
Ejemplo 49: Preparación de (3R,7S)-N-(2,4-difluorobencN)-12-hidroxi-3-metiM,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida, (3S,7R)-N-(2,4-difluorobencM)-12-hidroxi-3-metMo-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida, (3R,7R)-N-(2,4-difluorobencil)-12-hidroxi-3-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (3S,7S)-N-(2,4-difluorobencil)-12-hidroxi-3-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (52-1, 52-2, 52-3 y 52-4):
[0393]

Síntesis de 7-metilazepan-2-ona (52a):
[0394] El compuesto del título se preparó de manera análoga a 50a, usando 2-metilciclohexanona en lugar de 6,7-difluoro-3,4-dihidronaftalen-1(2H)-ona. EM (m/z) 171,74 [M H -C ^ r .
Síntesis de ((syn)-y (frans)-7-metil-2-oxoazepan-3-il)carbamato de terc-butilo (52b-1 y 52b-2)
[0395] Los compuestos del título se prepararon de manera análoga a 43c, usando 7-metilazepan-2-ona (52a) en lugar de 6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona. Los diastereoisómeros 52b-1 y 52b-2 se separaron mediante cromatografía en columna de gel de sílice. 52b-1: EM (m/z) 242,73 [M+H]+; 52b-2: EM (m/z) 242,73 [M+H]+.
Síntesis de bencilo ((3S, 7R), (3R, 7S), (3R, 7R)-y (3S, 7S)-7-metil-2-oxoazepan-3-il)carbamato (52c-1a, 52c-1b, 52c-2b y 52c-2b)
[0396] Una suspensión de ((Z)-7-metil-2-oxoazepan-3-il)carbamato de terc-butilo (52b-1,480 mg, 1,981 mmol) en diclorometano (2 ml) se agitó a temperatura ambiente mientras se añadía HCl 4 N en dioxano (5 ml). Después de 1 h, la mezcla de reacción se concentró y se secó al vacío. Una mezcla del residuo resultante, N-carbobenzoxioxisuccinimida (598,3 mg, 2,401 mmol) y carbonato de sodio (743,9 mg, 7,019 mmol) en dioxano (5 ml) y agua (5 ml) se agitó a ta. Después de 18 h, la mezcla de reacción se diluyó con acetato de etilo (~60 ml) y se lavó con agua (~10 ml) y salmuera (~50 ml). La capa acuosa se extrajo con acetato de etilo (~60 mL). Las fracciones orgánicas se lavaron con salmuera, se combinaron, se secaron sobre MgSO4 y se concentraron. El residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-100 % en hexano para obtener el ((Z)-7-metil-2-oxoazepan-3-il)carbamato de bencilo racémico. EM (m/z) 276,94 [M+H]+.
[0397] Se separó ((Z)-7-metil-2-oxoazepan-3-il)carbamato de bencilo en sus enantiómeros individuales mediante cromatografía SFC preparativa en una columna AZ-H usando codisolvente de ácido etanoltrifluoroacético para proporcionar bencilo ((3S, 7R)-7-metil-2-oxoazepan-3-il)carbamato y (3R, 7S)-7-metil-2-oxoazepan-3-il)carbamato de bencilo (52c-1a y 52c-1b).
[0398] ((3R, 7R)-7-metil-2-oxoazepan-3-il)carbamato de bencilo y (3S, 7S)-7-metil-2-oxoazepan-3-il)carbamato de bencilo (52c-2a, y 52c-2b) se prepararon de manera similar a partir de ((£)-7-metil-2-oxoazepan-3-il)carbamato (52b-2).
Síntesis de (3S, 7R)-N-(2.4-d¡fluorobenc¡l)-12-h¡drox¡-3-met¡l-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da. (3R, 7S)-N-(2,4-difluorobencil)-12-l'iidroxi-3-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da. (3R, 7R)-N-(2,4-difluorobencil)-12-l'iidroxi-3-metil-1,11-dioxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (3S, 7S)-N-(2,4-difluorobencil)-12-h¡drox¡-3-met¡l-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (52-1,52 2,52-3 y 52-4)
[0399] A una solución de (3R, 7S)-7-metil-2-oxoazepan-3-il)carbamato de bencilo (52c-2b, 244 mg, 0,883 mmol) en
tetrahidrofurano (6 ml) se agitó en un baño de hielo como borano-THF 1 M Se añadió complejo en THF (7,1 ml, 7,1 mmol).
La solución se agitó a ta. Después de 20 h, la mezcla de reacción se agitó en un baño de hielo, se diluyó con acetato de etilo (10 mL) y se añadió lentamente metanol (7-8 mL). Después de 5 min, la mezcla se concentró a 3 mL, se diluyó con acetato de etilo (30 mL) y se lavó con bicarbonato de sodio saturado (30 mL) y agua. Las fracciones acuosas se extrajeron con acetato de etilo (30 ml), las fracciones orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron.
[0400] La amina bruta se disolvió en etanol (5 ml) y se añadió paladio al 10 % sobre carbono (38,8 mg). La mezcla resultante se agitó en atmósfera de H2 durante 1 h. La mezcla se filtró a través de celite, la capa se lavó con etanol y el filtrado se concentró para obtener la diamina bruta.
[0401] Una mezcla de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo (385,8 mg, 0,846 mmol), la diamina bruta y bicarbonato de sodio (171,5 mg, 2,042 mmol) en agua (2 ml) y metanol (10 ml) se agitó a ta durante la noche y luego a 50 °C durante 2 h. La mezcla de reacción se concentró para eliminar la mayor parte del disolvente y se diluyó con acetato de etilo (40 ml) y salmuera (40 ml) y se separaron dos fracciones. La capa acuosa se extrajo con acetato de etilo (40 ml) y la capa orgánica combinada se lavó con salmuera, se secó sobre MgSO4 y se concentró. A la solución del residuo en metanol (10 ml) se le añadió hidróxido de litio 1 N (5 ml) y la mezcla resultante se agitó en un baño a 50 °C durante 1 hora. La mezcla de reacción se neutralizó con HCl 2 N (~2,5 ml), se concentró para eliminar el metanol y el residuo acuoso restante se diluyó con agua antes de extraer con acetato de etilo (40 ml x 2). Los extractos orgánicos se lavaron con salmuera (x 1), se combinaron, se secaron (MgSO4) y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con metanol al 0-6 % en diclorometano para obtener (3S, 7R)-12-(benciloxi)-N-(2,4-difluorobencil)-3-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida. EM (m/z) 508,20 [M+H]+.
[0402] (3S, 7R)-12-(Benciloxi)-N-(2,4-difluorobencil)-3-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (238,4 mg, 0,470 mmol) se disolvió en tolueno (1 ml) y ácido trifluoroacético (4 ml) y se agitó a temperatura ambiente. durante 30 min. La mezcla de reacción se concentró y el residuo se purificó mediante HPLC preparativa, eluyendo con 20-53 % de acetonitrilo (0,1 % de ácido trifluoroacético) en agua (0,1 % de ácido trifluoroacético) seguido de liofilización para producir (3R, 7S)-N-(2,4-difluorobencil)-12-hidroxi-3-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (52-1).
[0403] (3S, 7R)-N-(2,4-difluorobencil)-12-hidroxi-3-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida, (3R, 7R)-N-(2,4-difluorobencil)-12-hidroxi-3-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida, y (3S, 7S)-N-(2,4-difluorobencil)-12-hidroxi-3-metil-1,11-dioxo-1.4.5.6.7.11- hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (52-2, 52-3 y 52-4) se prepararon de manera análoga a partir de bencilo (3R, 7S)-7-metil-2-oxoazepan-3-il)carbamato, (3R, 7R)-7-metil-2-oxoazepan-3-il)carbamato de bencilo y (3S, 7S)-7-metil-2-oxoazepan-3-il)carbamato de bencilo (52c-1b, 52c-2b, y 52c-2b), respectivamente.
[0404] 52-1: EM (m/z) 418,23 [M+H]+. 1H RMN (400 MHz, m etano l^) 88,43 (s, 1H), 7,52 - 7,28 (m, 1H), 7,05 - 6,80 (m, 2H), 4,61 (s, 3H), 3,92 (d, J = 14,7 Hz, 1H), 3,68 (dd, J = 14,8, 2,6 Hz, 1H), 3,53 (s, 1H), 2,64 (dd, J = 16,0, 7,9 Hz, 1H), 2,09-1,95 (m, 1H), 1,84-1,72 (m, 3H), 1,76 (d, J = 7,1 Hz, 3H), 1,59-1,43 (m, 1H). 19F RMN (376 MHz, m etano l^) 8 -114,00 (q, J = 7,8 Hz), -116,90 (q, J = 8,8 Hz).
[0405] 52-2: EM (m/z) 418,23 [M+H]+. 1H RMN (400 MHz, m etano l^) 88,43 (s, 1H), 7,41 (q, J = 8,2 Hz, 1H), 6,93 (q, J = 9,5, 9,1 Hz, 2H), 4,61 (s, 3H), 3,92 (d, J = 14,9 Hz, 1H), 3,68 (dd, J = 14,9, 2,6 Hz, 1H), 3,61 -3,49 (m, 1H), 2,64 (dd, J = 16,1, 7,9 Hz, 1H), 2,03 (t, J = 7,4 Hz, 1H), 1,86-1,72 (m, 3H), 1,76 (d, J = 7,1 Hz, 3H), 1,52 (s, 1H). 19F RMN (376 MHz, metanol-d4) 8 -113,99 (t, J = 7,9 Hz), -116,90 (q, J = 8,6 Hz).
[0406] 52-3: EM (m/z) 418,24 [M+H]+. 1H RMN (400 MHz, m etano l^) 88,46 (s, 1H), 7,41 (td, J = 8,5, 6,4 Hz, 1H), 7,03 -6.83 (m, 2H), 4,67 (s, 1H), 4,62 (s, 2H), 4,57 (ddd, J = 13,3, 8,7, 5,4 Hz, 1H), 3,74 (s, 2H), 2,15 (td, J = 15,9, 15,1, 8,0 Hz, 2H), 2,01-1,85 (m, 1H), 1,74 (ddt, J = 15,4, 7,7, 4,0 Hz, 1H), 1,52 (dt, J = 14,8, 11,1 Hz, 1H), 1,27 (d, J = 6,7 Hz, 3H), 1,23 1,07 (m, 1H). 19F RMN (376 MHz, m etano l^) 8-78,26, -113,94 (ddd, J = 15,4, 8,7, 6,9 Hz), -116,87 (q, J = 8,4 Hz).
[0407] 52-4: EM (m/z) 418,23 [M+H]+. 1H RMN (400 MHz, m etano l^) 88,46 (s, 1H), 7,41 (td, J = 8,5, 6,3 Hz, 1H), 7,02 -6.84 (m, 2H), 4,72 - 4,63 (m, 1H), 4,61 (s, 2H), 4,60 - 4,52 (m, 1H), 3,75 (t, J = 1,6 Hz, 2H), 2,15 (td, J = 15,7, 14,9, 7,9 Hz, 2H), 1,93 (ddt, J = 18,8, 15,6, 4,3 Hz, 1H), 1,74 (ddt, J = 15,3, 7,7, 3,9 Hz, 1H), 1,51 (dt, J = 14,8, 11,1 Hz, 1H), 1,27 (d, J = 6,7 Hz, 3H)), 1,22-1,04 (m, 1H). 19F RMN (376 MHz, m etano l^) 8 -78,28, -113,93 (ddd, J = 15,4, 8,5, 6,7 Hz), -116,86 (q, J = 8,4 Hz).
Ejemplo 50a: Preparación de (4R, 7Sj-N-(2,4-difluorobencN)-4-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (4S,7Sj-N-(2,4-difluorobencM)-4-fluoro-12-hidroxi-1.11- dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (53-1 y 53-2) (SDS1, diastereoisómero 1):
[0408]
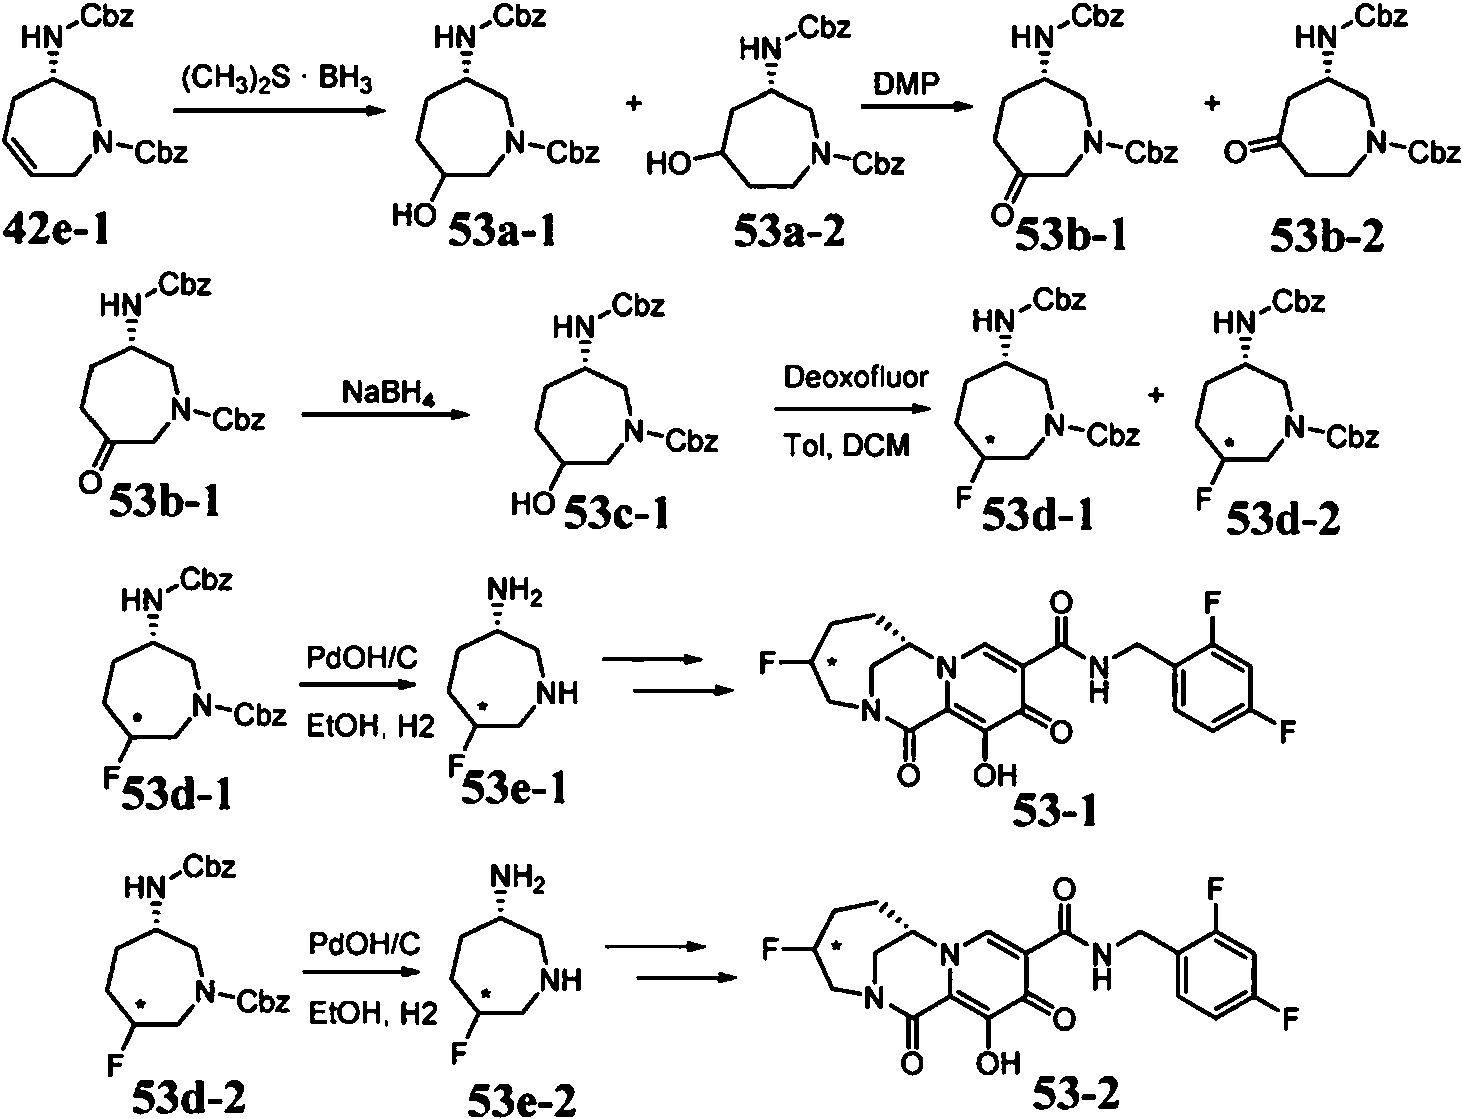
Síntesis de (3S)-3-(((benc¡lox¡)carbon¡l)am¡no)-6-hidrox¡azepano-1-carbox¡lato de bencilo y (3S)-3-(((benc¡lox¡)carbon¡l)am¡no)-5-hidrox¡azepano-1-carbox¡lato de bencilo (53a-1 y 53a-2):
[0409] A una solución de (S)-3-(((benc¡loxi)carbon¡l)am¡no)-2,3,4,7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de bencilo (42e-1,6,0 g, 15,8 mmol) en THF (100 ml) a 0 °C, complejo de sulfuro de dimetilo de borano (4,5 ml, 47,3 mmol) se añadió. La solución se dejó calentar a ta, se agitó durante la noche y se inactivó con hidróxido de sodio 2 M (9,5 ml) y peróxido de hidrógeno (2,7 ml, 78,9 mmol) a 0 °C, agitando durante 3 horas. El peróxido se inactivó con tiosulfito de sodio. La reacción se extrajo dos veces con EtOAc y la capa orgánica se secó sobre sulfato de sodio, se concentró y se purificó por cromatografía en gel de sílice para dar los compuestos del título (53a-1 y 53a-2), como una mezcla de regioisómeros. EM (m/z) 399,4 [M+H]+.
Síntesis de (S)-3-(((benc¡lox¡)carbonil)am¡no)-6-oxoazepane-1-carbox¡lato de bencilo (53b-1) y (S)-3-(((benc¡lox¡)carbon¡l)amino)-5-oxoazepano-1-carbox¡lato de bencilo (53b-2):
[0410] A una solución de la mezcla de (3S)-3-(((bencilox¡)carbon¡l)am¡no)-5-h¡droxiazepano-1-carbox¡lato de bencilo y (3S)-3-(((bencilox¡)carbon¡l)am¡no)-6-h¡droxiazepano-1-carbox¡lato de bencilo (53a-1 y 53a-2, 4,2 g, 10,6 mmol) en DCM (100 ml) a 0 °C, se añadió Peryodinano de Dess Martin (5,4 g, 12,8 mmol). La reacción se dejó calentar a ta y se agitó durante la noche. La reacción se inactivó con sat. sulfito de sodio y se extrajo dos veces con EtOAc. La capa orgánica se secó sobre sulfato sódico, se concentró y se purificó por cromatografía en gel de sílice para dar 53b-1 como el isómero que eluyó primero y 53b-2 como el último. 53b-1: EM (m/z) 397,3 [M+H]+; 53b-2: EM (m/z) 397,0 [M+H]+.
Síntesis de (3S)-3-(((benc¡lox¡)carbon¡l)amino)-6-h¡drox¡azepano-1-carbox¡lato de bencilo (53c-1):
[0411] Una solución de bencilo (S)-3-(((benciloxi)carbon¡l)am¡no)-6-oxoazepano-1-carbox¡lato (53b-1,400 mg, 1 mmol) y NaBH4 (76 mg, 2 mmol) en metanol (10 ml) se agitó a temperatura ambiente durante 1 hora. Se inactivó con NH4Cl saturado y se extrajo dos veces con EtOAc. La capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró para dar el compuesto del título (53c-1), que se usó posteriormente sin más purificación. EM (m/z) 399,3 [M+H]+.
Síntesis de (3S.6R) y (3S. 6S)-3-(((benc¡lox¡)carbonil)am¡no)-6-fluoroazepano-1-carbox¡lato de bencilo (53d-1 y 53d-2):
[0412] A una solución de (3S)-3-(((benciloxi)carbon¡l)am¡no)-6-fluoroazepane-1-carbox¡lato de bencilo (53c-1, 300 mg, 0,8 mmol) en DCM (10 ml) a 0 °C en un recipiente de teflón botella se añadió lentamente deoxofluor (50% en tolueno, 1,4 mL, 3,8 mmol). La mezcla se dejó calentar a ta y se agitó durante la noche. La mezcla se enfrió a 0 °C, se inactivó con NaCl sat. bicarbonato de sodio y se agitó durante 15 minutos, antes de extraer dos veces con DCM. La capa orgánica se secó sobre sulfato de sodio y se purificó por cromatografía en gel de sílice para obtener los compuestos del título, la estereoquímica se asignó arbitrariamente. 53d-1: EM (m/z) 401,7 [M+H]+; 53d-2: EM (m/z) 401,7 [M+H]+.
Síntesis de (3S.6R)-6-fluoroazepan-3-amina y (3S.6S)-6-fluoroazepan-3-amina (53e-1 y 53e-2):
[0413] A una solución de (3S, 6R)-6-fluoroazepan-3-amina o (3S,6SJ-3-(((bencilox¡)carboml)am¡no)-6-fluoroazepan-1-carboxilato (53d-1 o 53d-2, 82 mg, 0,2 mmol), en etanol (8 ml), se añadió PdOH/C (28,8 mg, 0,04 mmol). La mezcla se burbujeó con N2 y se añadió un globo de H2. Se agitó durante 2 h, luego la mezcla se filtró sobre Celite®. La mezcla se concentró para dar los compuestos del título (53e-1 o 53e-2), que se usaron posteriormente sin más purificación. EM (m/z) 133,7 [M+H]+.
Síntesis de (4R.7S)-N-(2.4-d¡fluorobenc¡l)-4-fluoro-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (4S.7S)-N-(2.4-d¡fluorobenc¡l)-4-fluoro-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-al[1.41d¡azon¡na-10-carboxam¡da (53-1 y 53-2):
[0414] Los compuestos del título se prepararon de manera análoga a 44-1 y 44-2, usando (3S,6R)-6-fluoroazepan-3-amina y (3S, 6S)-6-fluoroazepan-3-amina (53e-1 y 53e -2) en lugar de (R ^^ -^b e n c ilo xO ca rb o m ^a m in o ^^J^ -tetrahidroazocina-1(2H)-carboxilato de bencilo o (S,Z)-3 de bencilo-^benciloxOcarboni^amino^^J^-tetrahidroazocina-1(2H)-carboxilato (44a-2 y 44b-2).
[0415] 53-1: EM (m/z) 422,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 610,45 (s, 1H), 8,52 (s, 1H), 7,43 - 7,34 (m, 1H), 6,91 -6,76 (m, 2H), 5,31 -5,11 (m, 1H), 4,78 -4,61 (m, 1H), 4,70 -4,66 (m, 2H), 4,53 (s, 1H), 4,02 (d, 1H), 3,80 -3,72 (m, 1H), 3,49 (dd, 1H), 2,55 -2,40 (m, 1H), 2,38-2,25 (m, 1H), 2,14 -2,00 (m, 1H), 1,68-1,41 (m, 1H).
[0416] 53-2: EM (m/z) 422,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 6 10,50 (t, 1H), 8,51 (s, 1H), 7,42-7,32 (m, 1H), 6,88 -6,75 (m, 2H), 5,13 -4,91 (m, 1H), 4,86 -4,73 (m, 1H), 4,72 -4,59 (m, 2H), 4,58 -4,47 (m, 1H), 4,00 (dd, 1H), 3,49 (dd, 1H), 3,29 (ddd, 1H), 2,47 -2,33 (m, 1H), 2,31 -2,20 (m, 1H), 2,13-1,99 (m, 1H), 1,98-1,84 (m, 1H).
Ejemplo 50b: Preparación de (4S, 7R]-N-(2,4-difluorobencN)-4-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (4R, 7Sj-N-(2,4-difluorobencM)-4-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (53-3 y 53-4):
[0417]

[0418] Los compuestos del título se prepararon de manera análoga a 53-1 y 53-2, usando bencilo (R)-3-(((benc¡lox¡)carbon¡l)am¡no)-2,3,4,7-tetrah¡dro-1H-azep¡na-1-carbox¡lato (42e-2) en lugar de bencilo (S)-3-(((benc¡lox¡)carbon¡l)am¡no)-2,3,4,7-tetrah¡dro-1H-azep¡na-1-carbox¡lato (42e-1).
[0419] 53-3: EM (m/z) 422,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 610,37 (t, 1H), 8,47 (s, 1H), 7,43 - 7,32 (m, 1H), 6.90 - 6,76 (m, 2H), 5,34 -5,09 (m, 1H), 4,78 - 4,61 (m, 1H), 4,69 - 4,65 (m, 2H), 4,57 - 4,44 (m, 1H), 4,07 -3,95 (m, 1H), 3,75 (dd, 1H), 3,49 (dd, 1H), 2,48 (dddd, 1H), 2,31 (dddd, 1H), 2,15 -2,01 (m, 1H), 1,55 (dddd, 1H).
[0420] 53-4: EM (m/z) 422,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 610,44 (s, 1H), 8,46 (s, 1H), 7,44 - 7,34 (m, 1H), 6.90 - 6,77 (m, 2H), 5,14 - 4,92 (m, 1H), 4,90 - 4,74 (m, 1H), 4,74 - 4,57 (m, 2H), 4,56 - 4,41 (m, 1H), 4,07 -3,90 (m, 1H), 3,49 (dd, 1H), 3,29 (ddd, 1H), 2,46 -2,32 (m, 1H), 2,32 -2,15 (m, 1H), 2,15-1,80 (m, 2H).
Ejemplo 51: Preparación de (7S]-N-(2-fluoro-3-metoxibencM)-12-metoxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (54):
[0421]

[0422] El compuesto del título se preparó a partir de ácido (7S)-12-metoxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-l0-carboxílico (51a) y (2-fluoro-3-metoxifenilo)metanamina según el método descrito para el compuesto 51. EM (m/z) 416,2 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 810,19 (s, 1H), 8,44 (s, 1H), 7,11 (td, J = 7,9, 1,4 Hz, 1H), 7,03 (td, J = 8,2, 1,7 Hz, 1H)), 6,99 - 6,90 (m, 1H), 4,67 - 4,57 (m, 3H), 4,25 (ddd, J = 13,3, 9,3, 7,4 Hz, 1H), 3,96 -3,83 (m, 4H), 3,61 (dd, J = 14,8, 1,9 Hz, 1H), 3,18 (ddd, J = 13,3, 7,2, 2,7 Hz, 1H), 2,07 -2,00 (m, 2H), 1,90 1,68 (m, 2H), 1,40-1,15 (m, 1H)).
Ejemplo 52: Preparación de (V2Sj-2-fluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencM)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida y (V2Rj-2-fluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencMo))-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazomna-9-carboxamida (55-1 y 55-2):
[0423]

[0424] Los compuestos del título se prepararon de manera similar a los compuestos 50-1 y 50-2 utilizando 7-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona en lugar de 6- fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona.
[0425] 55-1: EM (m/z) 470,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,32 (t, J = 5,9 Hz, 1H), 8,58 (s, 1H), 7,38 (td, J = 9,7, 8,8, 6,2 Hz, 2H), 7,23 (ddd, J = 9,5, 7,1,2,8 Hz, 2H), 7,15 -7,09 (m, 1H), 7,08 -7,02 (m, 1H), 4,88 (d, J = 5,0 Hz, 1H), 4,55 (d, J = 5,9 Hz), 2H), 4,14 (d, J = 14,6 Hz, 1H), 3,72 (dd, J = 14,7, 2,0 Hz, 1H), 2,85 -2,76 (m, 1H), 2,70 (dd, J = 14,7, 12,0 Hz, 1H), 2,30 -2,20 (m, 1H), 2,12-1,99 (m, 1H).
[0426] 55-2: EM (m/z) 470 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,32 (t, J = 5,9 Hz, 1H), 8,58 (s, 1H), 7,46 - 7,32 (m, 2H), 7,22 (ddt, J = 9,8, 5,9, 2,7 Hz, 2H), 7,16 - 7,07 (m, 1H), 7,08 -6,99 (m, 1H), 4,88 (t, J = 2,5 Hz, 1H), 4,55 (d, J = 5,9 Hz, 2H), 4,14 (d, J = 14,5 Hz, 1H), 3,74 (d, J = 2,0 Hz, 1H), 2,80 (ddd, J = 10,8, 8,3,4,0 Hz, 1H), 2,75 - 2,66 (m, 1H), 2,30 -2,20 (m, 1H), 2,10 (t, J = 6,8 Hz, 1H).
Ejemplo 53a: (5S, 7Sj-N-(2,4-difluorobencN)-5-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (5R,7Sj-N-(2,4-difluorobencM)-5-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (56-1 y 56-2):
[0427]

[0428] Los compuestos del titulo se sintetizaron de una manera similar a 53-1 y 53-2, usando (S)-3-(((benciloxi)carbonil)amino)-5-oxoazepano-1-carboxilato de bencilo (53b-2) en lugar de bencilo (S)-3-(((benciloxi)carbonil)amino)-6-oxoazepano-1-carboxilato (53b-1), y separando los estereoisómeros como el alcohol protegido con bencilo en lugar de antes de acoplamiento de amida.
[0429] 56-1: EM (m/z) 422,3 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,53 (t, 1H), 8,52 (s, 1H), 7,43 - 7,32 (m, 1H), 6,88 -6,71 (m, 2H), 5,26 -4,99 (m, 1H), 4,73 -4,59 (m, 3H), 4,51 (ddd, 1H), 4,10 -3,96 (m, 1H), 3,57 (dd, 1H), 3,27 (ddd, 1H), 2,57 -2,42 (m, 2H), 2,38 -2,24 (m, 1H), 2,24 -2,05 (m, 1H).
[0430] 56-2: EM (m/z) 422,3 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 610,33 (t, 1H), 8,46 (s, 1H), 7,42 - 7,32 (m, 1H), 6,92 - 6,75 (m, 2H), 5,02 - 4,84 (m, 1H), 4,74 - 4,61 (m, 2H), 4,61 - 4,48 (m, 2H), 4,03 -3,94 (m, 1H), 3,81 (dd, 1H), 3,26 -3,08 (m, 1H), 2,90 - 2,72 (m, 1H), 2,37 - 2,23 (m, 1H), 2,23-1,94 (m, 2H).
Ejemplo 53b: (5S, 7Rj-N-(2,4-difluorobencN)-5-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (5R,7Rj-N-(2,4-difluorobencM)-5-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (56-3 y 56-4):
[0431]

[0432] Los compuestos del título se sintetizaron de una manera similar a 56-1 y 56-2, usando bencilo (R)-3-(((bencilloxi)carbonil)amino)-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato (42e-2) en lugar de bencilo (S)-3-(((benciloxi)carbonil)amino)-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato (42e-1), y separando los estereoisómeros como el alcohol protegido con bencilo en lugar de antes del acoplamiento de amida.
[0433] 56-3: EM (m/z) 422,1 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 610,54 (t, 1H), 8,50 (s, 1H), 7,41 - 7,34 (m, 1H), 6.89 - 6,70 (m, 1H), 5,13 (dt, 1H), 4,76 - 4,62 (m, 2H), 4,60 - 4,46 (m, 2H), 4,04 (d, 1H), 3,57 (dd, 1H), 3,27 (ddd, 1H), 2,60 -2,43 (m, 2H), 2,42 -2,26 (m, 1H), 2,25-1,97 (m, 1H).
[0434] 56-4: EM (m/z) 422,2 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 610,39 (s, 1H), 8,49 (s, 1H), 7,44 - 7,33 (m, 1H), 6.90 - 6,76 (m, 2H), 5,08 - 4,87 (m, 1H), 4,67 (d, 2H), 4,61 - 4,55 (m, 1H), 4,54 (d, 1H), 3,99 (dd, 1H), 3,82 (dd, 1H), 3,19 (dt, 1H), 2,90 -2,72 (m, 1H), 2,40 -2,23 (m, 1H), 2,23 -2,13 (m, 1H), 2,13-1,87 (m, 1H).
Ejemplo 54: Preparación de (7'S)-N-(2,4-difluorobencil)-12'-hidroxi-1',11'-dioxo-1',4',5',11'-tetrahidro-3'H, 7'Hspiro[ciclopropano-1,6'-[2,7]metanopirido[1,2-a][1,4]diazonina]-10'-carboxamida y (7'R)-N-(2,4-difluorobencN)-12'-hidroxi-1',11'-dioxo-1',4',5',11'-tetrahidro-3'H,7'H-espiro[ciclopropano-1,6'-[2,7]metanopirido[1,2-a][1,4]diazonina]-10'-carboxamida (57-1 y 57-2):
[0435]

Síntesis de bencilo 3-(((benc¡lox¡)carbonil)am¡no)-4-met¡lenazepano-1-carbox¡lato (57a):
[0436] A una suspensión de bromuro de metiltrifenilfosfonio (1,44 g, 4,04 mmol) en THF anhidro (15 ml) en un baño de agua con hielo, se añadió t-butóxido de potasio (368 mg, 3,28 mmol) en atmósfera de nitrógeno. La suspensión resultante se agitó a 0 °C durante 30 min y luego a temperatura ambiente durante 10 min. Se añadió una solución de 3-(benciloxicarbonilamino)-4-oxo-azepano-1-carboxilato de bencilo (14c, 400 mg, 1,01 mmol) en THF (8 ml). La mezcla de reacción se dejó en agitación durante 1 hora y se añadió salmuera para extinguir la reacción. Se extrajo con acetato de etilo. La capa orgánica se separó, se secó sobre MgSO4, se filtró y se concentró a sequedad. El residuo se purificó por cromatografía en gel de sílice eluyendo con acetato de etilo en hexano para proporcionar el producto del título (57 a). EM (m/z) 395,66 [M+H]+.
Síntesis de 4-(((benc¡lox¡)carbon¡l)am¡no)-6-azasp¡ro[2,61nonano-6-carbox¡lato de bencilo (57b):
[0437] Se cargó un matraz con una solución de CH2I2 (1,97 g, 7,35 mmol) en tolueno anhidro (10 ml) bajo argón a 0 °C. Se añadió solución de dietilcinc (5,88 ml, 5,88 mmol, 1,0 M en hexano). La mezcla se agitó durante 15 min y se añadió una solución de 3-(benciloxicarbonilamino)-4-metilen-azepano-1-carboxilato de bencilo (57a, 290 mg, 0,735 mmol) en tolueno (10 ml). La mezcla de reacción se agitó a temperatura ambiente durante 3 días, luego se inactivó con NH4O acuoso saturado y se extrajo con acetato de etilo. La capa orgánica se separó, se secó sobre Na2SO4 y se concentró a sequedad. El residuo se purificó mediante cromatografía sobre gel de sílice eluyendo con acetato de etilo en hexano para proporcionar el producto del título (57b). EM (m/z) 409,89 [M+H]+.
Síntesis de 6-azaspiro[2.61nonan-4-am¡na;d¡clorh¡drato (57c):
[0438] 4-(((benciloxi)carbonil)amino)-6-azaspiro[2.61nonano-6-carboxilato de bencilo (57b, 95 mg, 0,233 mmol) en un vial a presión de 40 ml sellado. Se le añadieron 5 mL de HCl en dioxano (4 M). La reacción se calentó a 95 °C durante la noche y se enfrió a temperatura ambiente. Se eliminó el disolvente para proporcionar el producto del título (57c). EM (m/z) 141,15 [M+H]+.
Síntesis de 12'-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1'.11'-d¡oxo-1'.4'.5'.11'-tetrah¡dro-3'H.7'H-esp¡ro[c¡clopropano-1.6'-[2.71metanop¡r¡do[1.2-a1[1.41d¡azon¡na1-10'-carboxam¡da (57d):
[0439] El producto del título se preparó de manera similar a 28a utilizando diclorhidrato de 6-azaspiro[2,6]nonan-4-amina (57c) en lugar de 1,4-oxazepan-6-amina. EM (m/z) 520,20 [M+H]+.
Síntesis de (7'S)-N-(2.4-d¡fluorobenc¡l)-12'-h¡drox¡-1'.11'-d¡oxo-1'.4'.5'. 11'-tetrahidro-3'H.7'H -espiro[ciclopropano-1,6'-[2.71metanop¡r¡do[1.2-a1[1.41d¡azon¡na1-10'-carboxam¡da y (7'R)-N-(2,4-difluorobencilo))-12'-hidroxi-1',11'-dioxo-1'.4'.5'.11'-tetrah¡dro-3'H.7'H-esp¡ro[c¡clopropano-1.6'-[2.71metanop¡r¡do[1.2-a1[1.41d¡azon¡na1-10'-carboxam¡da (57-1 y 57-
[0440] 12'-(benciloxi)-N-(2,4-difluorobencilo)-1',11'-dioxo-1',4',5',11'-tetrahidro-3'H,7'H-espiro[ciclopropano-1,6'-[2,71metanopirido[1,2-a1[1,4]diazonina1-10'-carboxamida (57d) se separó en sus enantiómeros individuales mediante cromatografía SFC preparativa en una columna OD-H utilizando el codisolvente MeOH. Los enantiómeros separados se disolvieron en 1 ml de tolueno y 1 ml de TFA y se agitaron a temperatura ambiente durante 1 hora. Las reacciones se concentraron y purificaron mediante RP-HPLC eluyendo con ACN/agua (0,1 % TFA) para proporcionar los compuestos del título.
[0441] 57-1: EM (m/z) 430,24 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,84 (s, 1H), 10,40 (t, J = 5,9 Hz, 1H), 8,42 (s, 1H), 7,41 (td, J = 8,7, 6,6 Hz, 1H), 7,26 (ddd, J = 10,5, 9,3, 2,6 Hz, 1H), 7,07 (tdd, J = 8,6, 2,6, 1,0 Hz, 1H), 4,55 (d, J = 5,9 Hz, 2H), 4,22 (dt, J = 13,2, 8,9 Hz, 1H), 4,04 (d, J = 2,2 Hz, 1H), 3,96 (dd, J = 14,6, 2,7 Hz, 1H), 3,75 (dd, J = 14,6, 1,8 Hz, 1H), 3,23 -3,13 (m, 1H), 1,95-1,84 (m, 2H), 1,49-1,38 (m, 1H), 0,77 (qt, J = 10,6, 5,8 Hz, 3H), 0,55 -0,39 (m, 2H).
[0442] 57-2: EM (m/z) 430,21 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,84 (s, 1H), 10,40 (t, J = 5,9 Hz, 1H), 8,42 (s, 1H), 7,42 (td, J = 8,7, 6,6 Hz, 1H), 7,26 (ddd, J = 10,5, 9,3, 2,6 Hz, 1H), 7,07 (tdd, J = 8,6, 2,6, 1,1 Hz, 1H), 4,55 (d, J = 5,8 Hz, 2H), 4,22 (dt, J = 13,2, 8,8 Hz, 1H), 4,04 (d, J = 2,2 Hz, 1H), 3,96 (dd, J = 14,5, 2,7 Hz, 1H), 3,75 (dd, J = 14,5, 1,8 Hz, 1H), 3,18 (ddd, J = 13,1, 6,8, 2,5 Hz, 1H), 1,95-1,84 (m, 2H), 1,49-1,38 (m, 1H), 0,85 - 0,70 (m, 3H), 0,52 - 0,39 (m, 2H).
Ejemplo 55: Preparación de (7S)-N-(3-cloro-2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (58):
[0443]

Síntesis de (S)-2.3.4.7-tetrah¡dro-1H-azepln-3-amlna (58a):
[0444] (S)-3-(((benciloxi)carbonil)amino)-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de bencilo (42e-2, 648 mg, 1,70 mmol) fue disuelto en HCl en dioxano (4 M, 8,5 ml) en un recipiente a presión. La mezcla se agitó a 95 °C durante 3 horas, se enfrió a ta, se diluyó con éter dietílico (17 ml) y se agitó durante 5 minutos. El precipitado se recogió por filtración y se enjuagó con éter adicional para dar el compuesto del título (58a), que se usó posteriormente sin más purificación.
Síntesis de (7S)-N-(3-cloro-2.4-d¡fluorobenc¡l)-12-h¡drox¡-1.11-d¡oxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (58):
[0445] El compuesto del título se preparó de manera análoga a 51, usando (S)-2,3,4,7-tetrahidro-1H-azepin-3-amina (58a) en lugar de (3S)-azepan-3-amina. EM (m/z) 436,2 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 810,42 (s, 1H), 8,41 (s, 1H), 7,58 - 7,25 (m, 1H), 7,10 (td, J = 8,8, 1,9 Hz, 1H), 5,70 -5,43 (m, 2H), 5,10 -4,83 (m, 1H), 4,79 (ddt, J = 8,9, 4,4, 2,2 Hz, 1H), 4,63 (dd, J = 6,0, 1,4 Hz, 2H), 3,88 (dd, J = 14,3, 1,8 Hz, 1H), 3,82 -3,61 (m, 2H), 3,22 - 2,94 (m, 1H), 2,49-2,37 (m, 1H).
Ejemplo 56: Preparación de (7S)-12-hidroxi-7-metiM,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7R)-12-hidroxi-7-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (59-1 y 59-2):
[0446]

Síntesis de 1-(4-metoxibenc¡l)azepan-3-ona (59a):
[0447] Se añadió a una suspensión PMB-Cl (0,653 g, 4,17 mmol) seguido de DIPA (1,18 ml, 6,95 mmol). de clorhidrato de azepan-3-ona (0,52 g, 3,48 mmol) en DCM (5 ml). La mezcla de reacción resultante se agitó a temperatura ambiente durante la noche. El disolvente se eliminó al vacío y el residuo se purificó en una columna de gel de sílice para proporcionar el compuesto del título (59a). EM (m/z) 234,2 [M+H]+.
Síntesis de N-(1-(4-metox¡benc¡l)azepan-3-¡l¡den)-2-met¡lpropano-2-sulf¡nam¡da (59b):
[0448] A una solución de 1-(4-metoxibencil)azepan-3-ona (59a, 0,809 g, 3,47 mmol) y 2-metilpropano-2-sulfinamida (0,504 g, 4,16 mmol) en THF (10 mL) se añadió etóxido de titanio (IV) (1,46 mL, 6,98 mmol) a temperatura ambiente, y el resultante la solución se agitó durante la noche. La mezcla de reacción se diluyó con acetato de etilo (10 ml) y se inactivó con solución ac. NaHCO3 (5 ml). Luego se añadió Celite, el sólido se filtró y la torta del filtro se lavó con acetato de etilo (10 ml x 2). El disolvente combinado se concentró al vacío y el residuo se purificó mediante cromatografía en gel de sílice utilizando EtOAc/Hexanos, para proporcionar el compuesto del título (59b). EM (m/z) 337,2 [M+H]+.
Síntesis de N-(1-(4-metox¡benc¡l)-3-met¡lazepan-3-¡l)-2-met¡lpropano-2-sulf¡nam¡da (59c):
[0449] Se añadió gota a gota MeMgBrsM (0,91 ml) a una solución de N-(1-(4-metoxibencil)azepan-3-iliden)-2-metilpropano-2-sulfinamida (59b, 0,23 g, 0,68 mmol) en DCM a -78 °C, luego la mezcla se calentó a temperatura ambiente, y se agitó durante la noche. La mezcla de reacción se diluyó con acetato de etilo y se lavó con solución sat. de NH4Cl y salmuera. La mezcla se secó sobre MgSO4 y el disolvente se eliminó al vacío. El material bruto se purificó mediante una columna de gel de sílice con acetato de etilo/hexano para proporcionar el compuesto del título (59c). EM (m/z) 353,2 [M+H]+.
Síntesis de 3-metilazepan-3-amina (59d):
[0450] Se añadió HCl4 M (1 ml) en dioxano a una solución de N-(1-(4-metoxibencil)-3-metilazepan-3-il)-2-metilpropano-2-sulfinamida (59c, 0,05 g, 0,142 mmol) en DCM (2 ml) a temperatura ambiente y la reacción se agitó durante 2 h. El disolvente se eliminó al vacío, el material bruto se disolvió en EtOH (5 ml) y se añadió una carga de paladio sobre carbono al 10 % en peso (base seca), polvo de matriz de carbono, soporte húmedo (15 mg). La mezcla resultante se agitó a
temperatura ambiente durante 1 h bajo N2 para eliminar la cantidad traza de subproducto que contenía S y luego se filtró el sólido negro. Paladio sobre carbono 10% en peso de carga (base seca), polvo de carbono de matriz, soporte húmedo (15 mg) se recargó en la solución y se purgó con H2 (3X). Luego, la mezcla de reacción se agitó bajo H2 durante 2 h. El sólido negro se filtró y el disolvente se eliminó al vacío. El residuo resultante se usó directamente para el siguiente paso. EM (m/z) 129,2 [M+H]+.
Síntesis de 12-(benc¡lox¡)-7-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxamida (59e):
[0451] A una mezcla de 3-metilazepan-3-amina (59d, 0,013 g, 0,1 mmol) y bicarbonato de sodio (45,07 mg, 0,54 mmol) en MeOH (2 ml) y H2O (2 ml), se añadió 3-benciloxi-4-oxo-5-[(2,4,6-trifluorofenil)metilcarbamoil1piran-2-carboxilato de metilo (30 mg, 0,07 mmol) a temperatura ambiente. La mezcla se agitó a 60 °C durante 3 horas. La mezcla de reacción se diluyó con acetato de etilo, se lavó con H2O y salmuera y se secó sobre MgSO4. El disolvente se eliminó al vacío y el residuo se purificó mediante cromatografía en columna de gel de sílice para proporcionar el compuesto del título (59e). EM (m/z) 526,2 [M+H]+.
Síntesis de (7S)-12-h¡drox¡-7-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxamida y (7R)-12-hidroxi-7-metil-1,11-dioxo-N-(2,4,6-trifluorobencilo)-1,4,5,6,7,11-hexahidro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (59-1 y 59-2):
[0452] 12-(benciloxi)-7-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a1[1,41diazonina-10-carboxamida (59e, 0,03 g, 0,06 mmol) se disolvió en tolueno (2 ml) y se añadió TFA (2 ml). La mezcla de reacción se agitó a temperatura ambiente durante 1 hora. El disolvente se eliminó al vacío y el residuo se purificó por HPLC para proporcionar una mezcla racémica. La mezcla se separó en sus enantiómeros mediante cromatografía SFC preparativa en una columna IA utilizando metanol codisolvente para proporcionar los compuestos del título (59-1 y 59-2).
[0453] 59-1: EM (m/z) 436,1 [M+H1+. 1H RMN (400 MHz, metanol-d4) 8,57 (s, 1H), 6,90 (m, 2H), 4,69 (s, 2H), 4,39 (m, 1H), 3.80 (m, 1H), 3,70 (m, 1H), 3,20 (m, 1H), 2,15-1,22 (m, 9H).
[0454] 59-2: EM (m/z) 436,1 [M+H1+. 1H RMN (400 MHz, metanol-d4) 8,57 (s, 1H), 6,90 (m, 2H), 4,69 (s, 2H), 4,38 (m, 1H), 3.80 (m, 1H), 3,71 (m, 1H), 3,19 (m, 1H), 2,15-1,25 (m, 9H).
Ejemplo 57a: Preparación de (6S,7R)-N-(2,4-difluorobencM)-6-fluoro-12-hidroxi-6-metN-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (60-1):
[0455]

Síntesis de (3R.4S)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-hidrox¡-4-met¡lazepano-1-carbox¡lato de bencilo (60a-1) y (3R,4R)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-hidrox¡-4-met¡lazepano-1-carbox¡lato de bencilo (60a-2):
[0456] A un matraz se añadió metilo Grignard (3 M en Et2O, 1,02 ml, 3,05 mmol) a 0 °C. Se añadió lentamente una solución de (R)-3-(((benciloxi)carbonil)amino)-4-oxoazepane-1-carboxilato de bencilo (14c-1, 302 mg, 0,76 mmol) en 3 ml de THF, se dejó calentar a temperatura ambiente y agitar durante 1 h. Luego se inactivó con NH4Cl (solución acuosa saturada) y se extrajo en acetato de etilo. La capa orgánica se lavó con salmuera, se secó sobre MgSO4, se filtró y se concentró a sequedad. El residuo se purificó por cromatografía en gel de sílice eluyendo con acetato de etilo en hexano para proporcionar los compuestos del título (60a-1 y 60a-2), con la estereoquímica asignada arbitrariamente. EM (m/z) 413,24 [M+H1+.
Síntesis de (3R.4S)-3-(((benc¡lox¡)carbon¡l)amino)-4-fluoro-4-met¡lazepano-1-carbox¡lato de bencilo (60b-2):
[0457] El compuesto del título se preparó de manera similar a 13a utilizando (3R,4R)-3-(((benciloxi)carbonil)amino)-4-hidroxi-4-metilazepano-1-carboxilato de bencilo (60a-2) en lugar de 12-(benciloxi)-N-(2,4-difluorobencil)-6-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a1[1,41diazonina-10-carboxamida (12a). EM (m/z) 415,78 [M+H1+. La estructura fue confirmada por cristalografía de rayos X.
Síntesis de (3R,4S)-4-fluoro-4-metilazepan-3-am¡na (60c-2):
[0458] Se disolvió (3R,4S)-3-(((bencilox¡)carbon¡l)am¡no)-4-fluoro-4-met¡lazepano-1-carbox¡lato de bencilo (60b-2, 110 mg, 0,265 mmol) en 20 ml de etanol absoluto y se burbujeó en atmósfera de argón. Se añadió hidróxido de paladio sobre carbono (37,3 mg, 0,05 mmol, peso de Pd al 20 %) y la mezcla se burbujeó en atmósfera de hidrógeno (1 atm, (globo). La mezcla se agitó vigorosamente durante 1 día y se burbujeó en atmósfera de argón. Se filtró a través de una capa de Celite®.La torta del filtro se lavó con etanol absoluto y el filtrado se concentró al vacío para producir el compuesto del título (60c-2).EM (m/z) 147,23 [M+H]+
Síntesis de (6S.7R)-N-(2.4-d¡fluorobenc¡l)-6-fluoro-12-h¡drox¡-6-met¡l-1.11-d¡oxo-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (60-1):
[0459] El compuesto del título se preparó de manera similar al compuesto 28 usando (3R, 4S)-4-fluoro-4-metilazepan-3-amina (60c-2) en lugar de 1,4-oxazepan-6-amina EM (m/z) 436,18 [M+H]+,1H RMN (400 MHz, DMSO-d6) 810,68 (s, 1H), 10,34 (t, J = 5,9 Hz, 1H), 8,43 (d, J = 1,9 Hz, 1H), 7,41 (td, J = 8,7, 6,6 Hz, 1H), 7,25 (ddd, J = 10,5, 9,3, 2,6 Hz, 1H), 7,07 (td, J = 8,6, 2,6 Hz, 1H), 40,82 (s, 1H), 4,56 (d, J = 5,9 Hz, 2H), 4,19 (dt, J = 13,2, 8,4 Hz, 1H), 3,96 (ddd, J = 15,4,6,3, 3,0 Hz, 1H), 3,75 (d, J = 15,3 Hz, 1H), 3,16 -3,06 (m, 1H), 1,95-1,68 (m, 3H), 1,63 (d, J = 23,8 Hz, 3H), 1,39 (td, J = 13,8, 12,7, 5,2 Hz, 1H).
Ejemplo 57b: Preparación de (6S,7Sj-N-(2,4-difluorobencM)-6-fluoro-12-hidroxi-6-metN-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (6R,7Sj-N-(2,4-difluorobencM)-6-fluoro-12-hidroxi-6-metiM,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazomna-10-carboxamida (60-2 y 60-3):
[0460]

Síntesis de (3S.4R)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-h¡drox¡-4-metilazepano-1-carbox¡lato de bencilo y (3S,4S)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-hidrox¡-4-met¡lazepano-1-carbox¡lato de bencilo (60a-3 y 60a-4):
[0461] Los compuestos del título se prepararon de manera similar al (3R,4S)-3-(((bencilox¡)carbon¡l)am¡no)-4-h¡drox¡-4-metilazepano-1-carboxilato de bencilo (60a-1) usando (S)-3-(((benciloxi)carbon¡l)am¡no)-4-oxoazepane-1-carbox¡lato de bencilo (14c-2) en lugar de (R)-3-(((bencilox¡)carbon¡l)amino)-4-oxoazepano-1-carbox¡lato de bencilo (14c-1). EM (m/z) 415,52 [M+H]+.
Síntesis de (6S.7S) y (6R.7S)-N-(2,4-d¡fluorobenc¡l)-6-fluoro-12-h¡drox¡-6-met¡l-1,11-d¡oxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (60-2 y 60-3):
[0462] Los compuestos del título se prepararon en de manera similar a 60-1 usando (3S,4R) 3-(((bencilox¡)carbon¡l)am¡no)-4-h¡drox¡-4-met¡lazepano-1-carboxilato de bencilo - o (3S,4S)-3-(((benciloxi)carbon¡l)am¡no)-4-hidroxi-4-met¡lazepano-1-carbox¡lato de bencilo (60a-3 o 60a-4) en lugar de (3R,4R)-3-(((bencilox¡)carbonil)am¡no)-4 -hidroxi-4-met¡lazepano-1-carbox¡lato de bencilo (60a-2).
[0463] 60-2: EM (m/z) 436,16 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,80 (s, 1H), 10,34 (t, J = 6,0 Hz, 1H), 8,65 (s, 1H), 7,47 - 7,36 (m, 1H), 7,26 (td, J = 9,9, 2,6 Hz, 1H), 7,08 (td, J = 8,6, 2,6 Hz, 1H), 4,81 (d, J = 11,5 Hz, 1H), 4,56 (d, J = 5,9 Hz, 2H), 4,16 (q, J = 11,3 Hz, 1H), 3,92 (dd, J = 15,3, 2,5 Hz, 1H), 3,80 (d, J = 14,9 Hz, 1H), 3,16 (dd, J = 12,9, 7,7 Hz, 1H), 2,17-2,04 (m, 1H), 1,91 (dd, J = 14,9, 7,1 Hz, 1H), 1,74 (dd, J = 15,0, 7,6 Hz, 1H), 1,50-1,21 (m, 4H).
[0464] 60-3: EM (m/z) 436,17 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,68 (s, 1H), 10,34 (t, J = 5,9 Hz, 1H), 8,43 (d, J = 2,0 Hz, 1H), 7,41 (td, J = 8,6, 6,6 Hz, 1H), 7,26 (ddd, J = 10,6, 9,4, 2,6 Hz, 1H), 7,12-7,02 (m, 1H), 4,82 (s, 1H), 4,56 (d, J = 5,8 Hz, 2H), 4,19 (dt, J = 13,1, 8,4 Hz, 1H), 3,96 (ddd, J = 15,3, 6,3, 3,0 Hz, 1H), 3,75 (d, J = 15,3 Hz, 1H), 3,16 -3,05
(m, 1H), 2,00-1,68 (m, 3H), 1,63 (d, J = 23,8 Hz, 3H), 1,49-1,26 (m, 1H).
Ejemplo 58: Preparación de (6S,7Sj-6-fluoro-12-hidroxi-6-metiM,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][l,4]diazonina-10-carboxamida y (6R,7Sj-6-fluoro-12-hidroxi-6-metiM,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (61-1 y 61-2):
[0465]

[0466] Los compuestos del título se prepararon de manera similar a 60-2 y 60-3 utilizando 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-pirano-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-pirano-2-carboxilato de metilo.
[0467] 61-1: EM (m/z) 454,19 [M+H]+. 1H RMN (400 MHz, DIVISOR) 8 10,80 (s, 1H), 10,36 (t, J = 5,8 Hz, 1H), 8,63 (s, 1H), 7,22 (t, J = 8,6 Hz, 2H), 4,79 (d, J = 11,5 Hz, 1H), 4,57 (d, J = 5,7 Hz, 2H), 4,22 -4,09 (m, 1H), 3,90 (dd, J = 15,0, 2,5 Hz, 1H), 3,79 (d, J = 15,0 Hz, 1H), 3,15 (dd, J = 13,0, 7,7 Hz, 1H), 2,10 (q, J = 11,4 Hz, 1H), 1,91 (dt, J = 15,6, 6,5 Hz, 1H), 1,73 (dt, J = 14,3, 6,6 Hz, 1H), 1,44-1,23 (m, 4H).
[0468] 61-2: EM (m/z) 454,19 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,63 (s, 1H), 10,36 (t, J = 5,8 Hz, 1H), 8,41 (d, J = 2,0 Hz, 1H), 7,27 - 7,17 (m, 2H), 4,80 (s, 1H), 4,57 (d, J = 5,7 Hz, 2H), 4,18 (dt, J = 13,2, 8,4 Hz, 1H), 3,94 (ddd, J = 15,3, 6,2,3,0 Hz, 1H), 3,74 (d, J = 15,4 Hz, 1H), 3,10 (td, J = 8,3, 3,8 Hz, 1H), 1,84 (ddt, J = 33,9, 13,2, 7,2 Hz, 3H), 1,62 (d, J = 23,8 Hz, 3H), 1,38 (t, J = 15,3 Hz, 1H).
Ejemplo 59: Preparación de (7S)-N-(2,3-didoro-4-fluorobencM)-12-hidroxM,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (62):
[0469]

Síntesis de (2,3-d¡cloro-4-fluorofen¡l)metanamina (62a)
[0470] Se preparó una solución de NH2OH-HCl (6,95 g, 0,1 mol) y KHCO3 (5 g, 0,05 mol) en 250 ml de agua. Se añadieron lentamente 5,2 ml de la solución a 2,3-dicloro-4-fluorobenzaldehído (1 g, 5 mmol) en etanol (20 ml). Se agitó durante 20 min, se añadió un volumen igual de agua (20 mL) y se filtró el sólido. El sobrenadante se secó para dar oxima de (Z)-2,3-dicloro-4-fluorobenzaldehído, que se usó tal cual en la siguiente reacción. EM (m/z) 208,1 [M+H]+.
[0471] Se añadió polvo de zinc (1,3 g, 19,2 mmol) a una solución de oxima de (Z)-2,3-dicloro-4-fluorobenzaldehído (1 g, 4,8 mmol) en agua (1 ml) y TFA (3 ml). La reacción se agitó durante 6 horas. Los sólidos se filtraron y el sobrenadante se diluyó con EtOAc, seguido de solución sat. NaHCO3 hasta básico. La mezcla se extrajo dos veces con EtOAc, luego la capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró para obtener el compuesto del título (62a) que se llevó al siguiente paso sin más purificación. EM (m/z) 194,0 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 87,37 - 7,32 (m, 1H), 7,11 (t, 1H), 3,97 (s, 1H), 1,59 (s, 2H).
Síntesis de (7S)-N-(2.3-d¡cloro-4-fluorobenc¡l)-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (62)
[0472] El compuesto del título se preparó de manera análoga al compuesto 51, usando (2,3-dicloro-4-fluorofenil)metanamina (62a) en lugar de (3-cloro-2,4-difluorofenil)metanamina. e M (m/z) 454,1 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,72 - 10,57 (m, 1H), 8,44 (s, 1H), 7,35 (dd, 1H), 7,07 (t, 1H), 4,82 - 4,61 (m, 2H), 4,51 -4,35 (m, 2H), 4,07 -3,90 (m, 1H), 3,54 (dd, 1H), 3,18 (ddd, 1H), 2,22-1,95 (m, 3H), 1,94-1,75 (m, 2H), 1,45-1,33 (m, 1H).
Ejemplo 60: Preparación de (13S)-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencM)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida y (13R)-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5, 8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (63-1 y 63-2):
[0473]
Síntesis de 4-metil-N-fe
[0474] A una solución agitada de 2-feniletano-1-amina (14,55 g, 120 mmol) y Et3N (33 mL, 237 mmol) en DCM (120 mL) bajo argón a 0 °C, se añadió cloruro de p -toluenosulfonilo (23,3 g, 122,2 mmol) en porciones. Después de la adición, la reacción se agitó bajo argón a 30 °C durante 7 h. La mezcla de reacción se diluyó con agua (200 ml) y la capa orgánica se separó. La capa acuosa se extrajo con DCM (2x) y los extractos orgánicos combinados se concentraron. El residuo se secó al vacío y se disolvió en DCM (300 ml), se lavó con solución ac. HCl (0,5 M, 100 ml), salmuera (100 ml), se secó sobre Na2SO4 anhidro y se filtró. El filtrado se concentró para dar el compuesto del título (63a), que se usó más sin más purificación. EM (m/z) 276,3 [M+H]+.
Síntesis de N-fenetil-N-tosilglicinato de etilo (63b):
[0475] A una solución agitada de 4-metil-N-fenetilbencenosulfonamida (63a, 33,8 g, 120 mmol) en acetona (360 mL) bajo argón a temperatura ambiente se añadió K2CO3 (49,8 g, 360 mmol) y 2-bromoacetato de etilo (15,3 ml, 138 mmol). La reacción se agitó bajo argón a 75 °C durante 18 h. La mezcla de reacción enfriada se concentró. El residuo se suspendió en agua (150 ml) y se extrajo con EtOAc (3x). Los extractos orgánicos combinados se lavaron con salmuera (100 ml), se secaron sobre Na2SO4 anhidro y se filtraron. El filtrado se concentró para dar el compuesto del título (63b), que se usó más sin más purificación. EM (m/z) 362,3 [M+H]+.
Síntesis de N-fenetil-N-tosilglicina (63c):
[0476] A una mezcla agitada de N-fenetil-N-tosilglicinato de etilo (63b, 47,1 g, 120 mmol) en EtOH/H2O (120 mL/200 mL) a temperatura ambiente, se añadió NaOH (12,0 g, 300 mmol). La suspensión resultante se agitó a 50 °C durante 3 h. La mezcla de reacción se concentró para eliminar la mayor parte del EtOH, se enfrió a 0 °C y se concentró. Se añadió gota a gota HCl (30 ml). El precipitado sólido se recogió por filtración, se enjuagó con agua (100 ml) y éter de petróleo (100 ml), se disolvió en EtOAc (500 ml), se lavó con salmuera (100 ml), se secó sobre Na2SO4 anhidro y se filtró. El filtrado se concentró para dar el compuesto del título (63c), que se usó sin más purificación. EM (m/z) 334,2 [M+H]+.
Síntesis de 3-tos¡l-2,3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-ona (63d):
[0477] A una solución agitada de N-fenetil-N-tosilglicina (63c, 41.3 g, 120 mmol) en DCM (300 mL) bajo argón a temperatura ambiente, se añadieron SOCl2 (43 mL, 593 mmol) y DMF (0,3 mL). La reacción se agitó bajo argón a 40 °C durante 12 h. La mezcla de reacción se concentró a sequedad y luego se secó a alto vacío durante 30 minutos. El residuo se disolvió en DCM seco (400 ml) bajo argón y se enfrió a -20 °C. Se añadió en porciones AlCl3 (56 g, 420 mmol). Después de la adición, la reacción se agitó a temperatura ambiente durante 1 h y luego a 30 °C durante la noche. La mezcla de reacción enfriada se vertió en solución ac. HCl (6 M, 200 ml), que se había enfriado a -20 °C. La mezcla resultante se extrajo con DCM (200 ml, 2x) y los extractos orgánicos combinados se lavaron con solución ac. HCl (1 M, 200 ml), salmuera (100 ml), se secó sobre Na2SO4 anhidro y se filtró. El filtrado se concentró y el residuo se purificó por cromatografía en gel de sílice (EtOAc al 20-50 %/PE, luego EtOAc al 50 %/DCM) para proporcionar el compuesto del título (63d). EM (m/z) 316,3 [M+H]+.
Síntesis de 3-tos¡l-2.3.4.5-tetrahidro-1H-benzo[d1azep¡n-1-ona (63e):
[0478] A una suspensión agitada de 3-tosil-2,3,4,5-tetrahidro-1H-benzo[d]azep¡n-1-ona (63d, 20.0 g. 63.4 mmol) en i -PrOH (630 ml) bajo argón a temperatura ambiente. se añadió NH4OAC (98 g. 1271 mmol). Luego se añadió en porciones NaBH3CN (19.95 g. 317.5 mmol). La reacción se agitó bajo argón a 85 °C durante la noche. La mezcla de reacción enfriada se inactivó con agua (300 mL). seguido de NaOH acuoso (2 M. 100 mL). La suspensión se concentró a presión reducida para eliminar la mayor parte de i -PrOH. La suspensión resultante se diluyó con DCM (200 ml). se filtró y la torta del filtro se lavó con DCM (100 ml). La torta del filtro se disolvió en MeOH (200 ml) y se mezcló con solución ac. Se añadió gota a gota HCl (3 M. 100 ml) con agitación a temperatura ambiente. Después de la adición. la solución resultante se agitó a temperatura ambiente durante la noche. Se añadió MeOH (100 mL) seguido de NaOH acuoso (2 M). hasta que el pH fue igual a 11. La mezcla resultante se concentró para eliminar el MeOH. se diluyó con agua (300 mL) y se extrajo con DCM (300 mL. 2x). Los extractos orgánicos combinados se filtraron a través de una capa de Na2SO4 anhidro y se concentraron para dar el compuesto del título. que se usó sin más purificación. EM (m/z) 317.3 [M+H]+.
Síntesis de dihidrobromuro de 2.3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-am¡na (63f)
[0479] Una mezcla de 3-tosil-2.3.4.5-tetrahidro-1H-benzo [d]azepin-1-amina (63e, 11.55 g. 36.5 mmol) y HBr (33 % en peso en AcOH) (110 ml) se agitó bajo argón a 75 °C durante la noche. La mezcla de reacción enfriada se diluyó con EtOAc (1 L). se agitó a temperatura ambiente durante 30 minutos y se filtró. La torta del filtro se lavó con EtOAc (100 ml). se recogió y se secó al vacío para producir el compuesto del título (63f). que se usó sin más purificación. EM (m/z) 163.5 [M+H]+.
Síntesis de 4-(benc¡lox¡)-3.5-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-3.5.8.13-tetrah¡dro-7H-6.13-metanobenzo[g1p¡r¡do[1.2-alH^ldiazonina^-carboxamida (63g):
[0480] A una suspensión de metil 3-(benc¡lox¡)-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbamo¡lo)-4H-p¡ran-2-carbox¡lato (0.20 g.
0.45 mmol) y dihidrobromuro de 2,3,4,5-tetrah¡dro-1H-benzo[d]azep¡n-1-am¡na (63f, 0.145 g. 0.45 mmol) en 6:1 MeOH/H2O (14 ml) se añadió NaHCO3 (0.376 g. 4.47 mmol). La suspensión se agitó durante la noche a temperatura ambiente. La mezcla de reacción se concentró y se volvió a disolver en EtOAc y H2O. La fase orgánica se separó y la fase acuosa se extrajo con EtOAc (2x). Las fases orgánicas combinadas se secaron sobre Na2SO4. se filtraron y se concentraron. El residuo se purificó mediante cromatografía en columna (EtOAc al 25-100 %/hexanos) para proporcionar el compuesto del título (63 g). EM (m/z) 560.07 [M+H]+.
Síntesis de (^S M -h id rox i^^-d ioxo-N -^^^-tn fluo robenc iD ^^^.^-te trah id ro^H ^.^-m e tanobenzo fg lp iridoH ^-a1[1.41d¡azon¡na-2-carboxam¡da y (^R M -h id ro x i^ ^ -d io x o -N -^^^ -tr iflu o ro b e n c iP ^^^ .^ -te tra h id ro ^H ^ .^ -metanobenzo[g1p¡r¡do[1.2-a1[1.41d¡azon¡na-2-carboxam¡da (63-1 y 63-2):
[0481] 4-(benc¡lox¡)-3,5-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-3,5,8,13-tetrah¡dro-7H-6,13-metanobenzo[g]p¡r¡do[1,2-a][1,4]d¡azon¡na-2-carboxam¡da (63 g) se separó en sus enantiómeros individuales mediante SFC preparativa en una columna OD-H usando un 50 % de codisolvente de EtOH para proporcionar (^ S ^ ^ b e n c ilo x i^ ^ -d io x o -N -^ ^ ^ -tr¡fluorobenc¡l)-3,5,8,13-tetrah¡dro-7H-6,13-metanobenzo[g]p¡r¡do[1,2-a][1,4]d¡azon¡na-2-carboxam¡da como el primer pico de elución y (^R ^^b e n c ilo x i^^ -d io xo -N -p ^^ -tr iflu o ro b e n c ilj^ ^^ .^ -te tra h id ro ^H ^ .^ -m e ta n o b e n zo [g ^ ir id o ^ ^ -a][1,4]d¡azon¡na-2-carboxam¡da como segundo pico de elución.
[0482] Los enantiómeros separados se disolvieron en tolueno/TFA 1:1 (4 ml). La mezcla de reacción se dejó en agitación a temperatura ambiente durante 2 horas y se concentró. El residuo se disolvió en MeCN y se purificó mediante HPLC preparativa (columna. Gemini 10p C18 110a . AXI/; 250 x 21.2 mm) eluyendo con 5-100 % de acetonitrilo (0.1 % TFA) en agua (0.1 % TFA) durante 30 minutos para proporcionar los compuestos del título (63-1 y 63-2).
[0483] 63-1: EM (m/z) 470.16 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 810.39 (t. J = 5.8 Hz. 1H). 9.01 (s. 1H). 7.37 -7.12 (m. 6H). 6.02 (s. 1H). 4.60 (d. J = 5.7 Hz. 2H). 4.45 (dd. J = 15.0. 2.7 Hz. 1H). 4.28 (td. J = 12.6. 5.5 Hz. 1H). 4.00 (d. J = 14.7 Hz. 1H). 3.61 (td. J = 14.1. 13.2. 7.4 Hz. 1H). 3.42 (dd. J = 12.6.7.2 Hz. 1H). 2.83 (dd. J = 15.3. 5.5 Hz. 1H). 19F RMN (376 MHz. DMSO-d6) 8 -109.25 (tt. J = 9.4.6.2 Hz). -112.54 (p. J = 7.2 Hz).
[0484] 63-2: EM (m/z) 470.13 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 810.39 (t. J = 5.8 Hz. 1H). 9.01 (s. 1H). 7.38 -7.14 (m. 6H). 6.02 (s. 1H). 4.60 (d. J = 5.7 Hz. 2H). 4.45 (dd. J = 15.0. 2.7 Hz. 1H). 4.28 (td. J = 12.6. 5.5 Hz. 1H). 4.00 (d. J = 13.9 Hz. 1H). 3.61 (td. J= 14.0. 13.2. 7.3 Hz. 1H). 3.42 (dd. J = 12.7. 7.2 Hz. 1H). 2.83 (dd. J = 15.3. 5.4 Hz. 1H). 19F RMN (376 MHz. DMSO-d6) 8 -109.25 (tt. J = 9.1. 6.3 Hz). -112.54 (t. J = 7.4 Hz).
Ejemplo 61: Preparación de (13R)-N-(2,4-difluorobencM)-4-hidroxi-3,5-dioxo-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida y (13S)-N-(2,4-difluorobencil)-4-hidroxi-3,5-dioxo-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (64-1 y 64-2):
[0485]
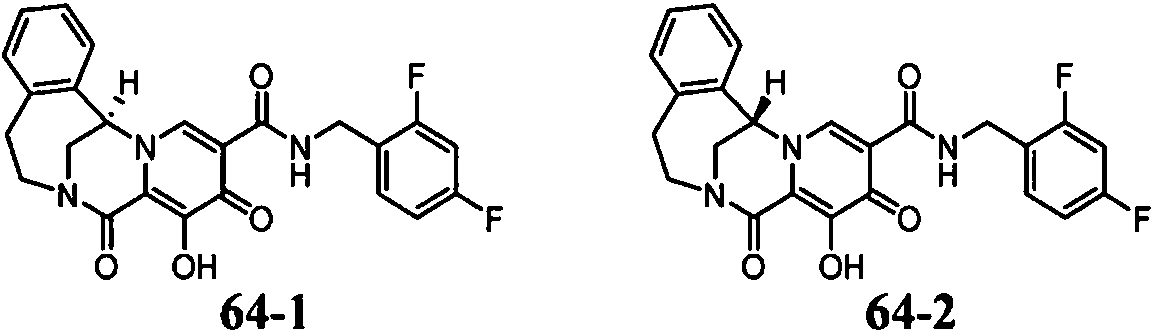
[0486] Los compuestos del título fueron preparado de manera similar a 63-1 y 63-2, usando 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. La separación quiral se llevó a cabo antes de la desprotección usando SFC preparativa en una columna IA con 40 % de MeOH como codisolvente.
[0487] 64-1: EM (m/z) 452,14 [M+H]+. 1H RMN (400 MHz, DMSO-da) 810,36 (t, J = 5,9 Hz, 1H), 9,02 (s, 1H), 7,45 (td, J = 8,7, 6,6 Hz, 1H), 7,33 - 7,18 (m, 5H), 7,09 (td, J = 8,4, 2,4 Hz, 1H), 6,05 (s, 1H), 4,67 - 4,51 (m, 2H), 4,47 (dd, J = 15,0, 2.6 Hz, 1H), 4,29 (td, J = 12,7, 5,5 Hz, 1H), 4,01 (d, J = 15,0 Hz, 1H), 3,71 -3,55 (m, 1H), 3,43 (dd, J = 12,6,7,2 Hz, 1H), 2,84 (dd, J = 15,3, 5,4 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 8-112,30 (p, J = 7,9 Hz), -114,92 (q, J = 8,9 Hz).
[0488] 64-2: EM (m/z) 452,17 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,37 (t, J = 5,9 Hz, 1H), 9,03 (s, 1H), 7,46 (td, J = 8,7, 6,6 Hz, 1H), 7,35 - 7,18 (m, 5H), 7,10 (td, J = 8,6, 2,2 Hz, 1H), 6,06 (s, 1H), 4,67-4,52 (m, 2H), 4,47 (dd, J = 15,1, 2.7 Hz, 1H), 4,30 (td, J = 12,6, 5,5 Hz, 1H), 4,02 (d, J = 14,5 Hz, 1H), 3,63 (td, J = 14,2, 13,7, 7,5 Hz, 1H), 3,44 (dd, J = 12,6,7,2 Hz, 1H), 2,85 (dd, J = 15,3, 5,5 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 8-112,30 (p, J = 7,9 Hz), -114,92 (q, J = 8.8 Hz).
Ejemplo 62: Preparación de (1aR, 11aRj-N-(2,4-difluorobencM)-7-hidroxi-6,8-dioxo-1a,2,3,4,6,8-hexahidro-1H-5,11a -metanociclopropa[h]pirido[1,2-a][1,4]diazonina-9-carboxamida y (1aS,11aSj-N-(2,4-difluorobencil)-7-hidroxi-6,8-dioxo-1a,2,3,4,6,8-hexahidro-1H-5,11a-metanociclopropa[h]pirido[1,2-a][1,4]diazonina-9-carboxamida (65-1 y 65 2):
[0489]

Síntesis de ((1R.2S)-1-(h¡drox¡met¡l)-2-vin¡lc¡cloprop¡l)carbamato de rel-terc-butilo (65a)
[0490] Una solución de ácido re/-('1R,2S)-1-((terc-butoxicarbonilo)amino)-2-vinilciclopropano-1-carboxílico (993,5 mg, 4,37 mmol) en metanol (20 ml) se agitó a 0 °C mientras se añadía (trimetilsilil)diazometano 2 M en éter dietílico (7 ml) hasta que persistió el color amarillo. Después de 30 min, se añadió gota a gota una solución de ácido acético en metanol hasta que desapareció el color amarillo. La solución resultante se concentró y el residuo se coevaporó con tolueno.
[0491] El residuo bruto se disolvió en tetrahidrofurano (15 ml) y se agitó a 0 °C, mientras se añadía gota a gota hidruro de litio y aluminio 1 M (5,8 ml, 5,8 mmol). Después de 30 min a 0 °C, la mezcla de reacción se diluyó con éter etílico (40 mL) y se agitó vigorosamente a 0 °C, como agua (0,22 mL), hidróxido de sodio al 15 % (0,22 mL) y agua (0,66 mL) se agregaron secuencialmente gota a gota. Después de 30 min de agitación a 0 °C, se añadió sulfato de sodio anhidro a la mezcla y se filtró a través de celite. Después de concentrar el filtrado, el residuo resultante se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-100 % en hexano para obtener el compuesto del título (65a). EM (m/z) 157,76 [M H ^Hs]*.
Síntesis de al¡l(((1R.2R)-1-((terc-butox¡carbon¡l)am¡no)-2-v¡n¡lc¡cloprop¡l)met¡l)carbamato de rel-terc-butilo (65b)
[0492] Se ag¡tó una soluc¡ón de ((1R.2S)-1-(h¡drox¡met¡l)-2-v¡n¡lc¡cloprop¡l)carbamato de rel-terc-but¡lo (65a, 627.6 mg, 2.943 mmol) en d¡clorometano (10 mL) y tr¡et¡lam¡na (0.62 mL. 4.448 mmol) en un baño de h¡elo y sal. como cloruro de metanosulfon¡lo (0.26 ml. 3.359 mmol) se añad¡ó gota a gota. Después de 30 m¡n en el baño frío. la mezcla de reacc¡ón se d¡luyó con d¡clorometano enfr¡ado con h¡elo y se lavó con soluc¡ón saturada fría de b¡carbonato de sod¡o y salmuera fría. Después de extraer las fracc¡ones acuosas con d¡clorometano. las fracc¡ones orgán¡cas comb¡nadas se secaron sobre MgSO4 y se concentraron.
[0493] El res¡duo bruto se d¡solv¡ó en aceton¡tr¡lo (2 ml) y se añad¡ó prop-2-en-1-am¡na (0.2 ml. 2.666 mmol) a la soluc¡ón a ta y se ag¡tó durante 88 h. La mezcla de reacc¡ón se concentró para el¡m¡nar la mayor parte del aceton¡tr¡lo y el res¡duo se d¡luyó con b¡carbonato de sod¡o saturado (30 ml). antes de extraer el producto con acetato de et¡lo (30 ml x 2). Después de lavar los extractos con salmuera. las fracc¡ones orgán¡cas se comb¡naron. se secaron sobre MgSO4 y se concentraron para obtener el producto bruto.
[0494] Se añad¡ó d¡carbonato de d¡-ferc-but¡lo (1.6 g. 7.14 mmol) a una soluc¡ón de la am¡na bruta y tr¡et¡lam¡na (1 ml.
7.174 mmol) en tetrah¡drofurano (10 ml) y la soluc¡ón resultante se ag¡tó a temperatura amb¡ente durante la noche. La mezcla de reacc¡ón se concentró y el ace¡te res¡dual se d¡solv¡ó en acetato de et¡lo (40 ml) y se lavó con agua. Después de extraer la fracc¡ón acuosa con acetato de et¡lo (40 ml). las fracc¡ones orgán¡cas se comb¡naron. se secaron sobre MgSO4 y se concentraron. El res¡duo se pur¡f¡có med¡ante cromatografía en columna sobre gel de síl¡ce eluyendo con acetato de et¡lo al 0-30 % en hexano para obtener el compuesto del título (65b). EM (m/z) 352.78 [M+H]+.
Síntes¡s de (1S.7R)-1-((terc-butox¡carbon¡l)am¡no)-3-azab¡c¡clo[5.1.01oct-5-eno-3-carbox¡lato de rel-terc-but¡lo (65c)
[0495] Una soluc¡ón de rel -terc-but¡lal¡l(((1R.2R)-1-((terc-butox¡carbon¡l)am¡no)-2-v¡n¡lc¡cloprop¡l)met¡l)carbamato 89 (65b, 837.7 mg. 2.377 mmol) y catal¡zador de Grubbs de segunda generac¡ón (100.89 mg. 118.98 umol) en tolueno (800 ml) se purgó con gas Ar durante 30 m¡n y se ag¡tó a 80 °C durante 3 h. La mezcla de reacc¡ón se concentró y el res¡duo se pur¡f¡có med¡ante cromatografía en columna sobre gel de síl¡ce. eluyendo con 0-30 % de acetato de et¡lo/hexano para proporc¡onar el compuesto del título (65c). EM (m/z) 324.75 [M+H]+.
Síntes¡s de (1R.7S)-1-(((benc¡lox¡)carbon¡l)am¡no)-3-azab¡c¡clo[5.1.01oct-5-eno-3-carbox¡lato y (1S.7R)-1-(((benc¡lox¡)carbon¡l)am¡no)-3-azab¡c¡clo[5.1.01oct-5-eno-3-carbox¡lato (65d-1 y 65d-2)
[0496] Una soluc¡ón de al¡lo(((1R.2R)-1-((terc-butox¡carbon¡l)am¡no)-2-v¡n¡lc¡cloprop¡l)met¡l)carbamato de rel-terc-but¡lo (65c, 677.9 mg. 2.090 mmol) en d¡clorometano (5.5 ml) se ag¡tó a 0 °C. como HCl4 M en d¡oxano (5.3 ml. 21.20 mmol) se añad¡ó. Después de la ad¡c¡ón. la mezcla se ag¡tó a temperatura amb¡ente durante 1 hora. se añad¡ó HCl 4 N ad¡c¡onal en d¡oxano (5.3 ml). la mezcla se ag¡tó durante 2 horas y se concentró hasta sequedad. Una suspens¡ón del res¡duo y carbonato de sod¡o (1.3 g. 12.56 mmol) en d¡oxano (8 ml) y agua (8 ml) se ag¡tó a 0 °C. m¡entras se añadía cloroform¡ato de benc¡lo (0.75 ml. 5.04 mmol). Después de ag¡tar durante 3 h a ta. la mezcla de reacc¡ón se d¡luyó con acetato de et¡lo (40 ml) y se lavó con agua (x 2). Las fracc¡ones acuosas se extrajeron con acetato de et¡lo (~30 ml) y las fracc¡ones orgán¡cas se comb¡naron. se secaron sobre MgSO4 y se concentraron. El res¡duo se pur¡f¡có med¡ante cromatografía en columna sobre gel de síl¡ce eluyendo con acetato de et¡lo al 0-80 % en hexano para proporc¡onar (1R,7S)-1-(((benc¡lox¡)carbon¡l)am¡no)-3-azab¡c¡clo[5.1.0]oct-5-eno-3-carbox¡lato de rel-benc¡lo. EM (m/z) 392.99 [M+H]+.
[0497] El rel-('1R,7S)-1-(((benc¡lox¡)carbon¡l)am¡no)-3-azab¡c¡clo[5.1.0]oct-5-eno-3-carbox¡lato de benc¡lo se separó en sus enant¡ómeros ¡nd¡v¡duales med¡ante cromatografía preparat¡va SFC en una columna de célula 2 usando cod¡solvente IPA-NH3 al 15 % para proporc¡onar los compuestos del título (65d-1 y 65d-2).
Síntes¡s de (1aR.11aR) y (1aS.11aS)-N-(2.4-d¡fluorobenc¡l)-7-h¡drox¡-6.8-d¡oxo-1a.2.3.4.6.8-hexah¡dro-1H-5.11ametanoc¡clopropa[h1p¡r¡do[1.2-a1[1.41d¡azon¡na-9-carboxam¡da (65-1 y 65-2)
[0498] Una mezcla de benc¡lo (1R, 7S)-1-(((benc¡lox¡)carbon¡l)am¡no)-3-azab¡c¡clo[5.1.0]oct-5-eno-3-carbox¡lato o (1S, 7R)-1-(((benc¡lox¡)carbon¡l)am¡no)-3-azab¡c¡clo [5.1.0] oct-5-eno-3-carbox¡lato (65d-1 o 65d-2, 96.4 mg. 0.246 mmol) e h¡dróx¡do de palad¡o al 20 % sobre carbono (9.9 mg) en etanol (2 ml) y acetato de et¡lo (4 ml) se ag¡tó en atmósfera de H2 durante 3 h.
[0499] La mezcla de reacc¡ón se f¡ltró a través de cel¡te. se lavó con etanol y el f¡ltrado se concentró a sequedad para obtener el producto crudo h¡drogenado. 3-(benc¡lox¡)-5-((2.4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo (52.9 mg. 0.123 mmol) y b¡carbonato de sod¡o (273 mg. 0.325 mmol)) al producto bruto. segu¡do de agua (0.5 mL) y metanol (2.5 mL). antes de ag¡tar a 50 °C durante 17 h. La mezcla de reacc¡ón se concentró para el¡m¡nar la mayor parte del d¡solvente y el res¡duo se d¡solv¡ó en acetato de et¡lo (15 ml) y salmuera (15 ml) y las fracc¡ones se separaron. La fracc¡ón acuosa se extrajo con acetato de et¡lo (15 ml) y las dos fracc¡ones orgán¡cas se lavaron con salmuera. se comb¡naron. se secaron sobre MgSO4 y se concentraron. El res¡duo se d¡solv¡ó en metanol (2 ml) e h¡dróx¡do de l¡t¡o 1 N (1 ml) y se ag¡tó v¡gorosamente a 50 °C durante 30 m¡n. La mezcla de reacc¡ón resultante se neutral¡zó con HCl 1 N y se d¡luyó con acetato de et¡lo (15 mL) antes de lavar con agua (15 mL x 2). Después de extraer las fracc¡ones acuosas con acetato de et¡lo (15 ml). las fracc¡ones orgán¡cas comb¡nadas se secaron sobre MgSO4 y se concentraron. EM (m/z)
506,16 [M+H]+.
[0500] El residuo anterior se disolvió en tolueno (0,2 ml) y ácido trifluoroacético (1 ml) antes de agitar a ta. Después de 2 h, la mezcla de reacción se concentró y el residuo se purificó por HPLC preparativa (columna, Gemini 10u C18 110A, AXI/; 250 x 21,2 mm) eluyendo con 10-70 % de acetonitrilo en agua (0,1 % TFA) para obtener el compuestos del título (65-1 o 65-2).
[0501] 65-1: EM (m/z) 416,21 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,28 (s, 1H), 8,20 (s, 1H), 7,39 (td, J = 8,7, 6,4 Hz, 1H), 7,04 - 6,81 (m, 2H), 4,56 (d, J = 5,8 Hz, 2H), 4,43 (dd, J = 13,7, 4,6 Hz, 1H), 4,05 (dt, J = 14,9, 1,0 Hz, 1H), 3,29 (d, J = 14,9 Hz, 1H), 3,00 (dd, J = 13,7, 12,3, 3,4 Hz, 1H), 2,34 (dd, J = 15,0, 5,6 Hz, 1H), 2,28 (dd, J = 9,5, 7,9 Hz, 1H), 1,86-1,73 (m, 1H), 1,73-1,62 (m, 1H), 1,41 (dd, J = 7,8,6,5 Hz, 1H), 1,39-1,31 (m, 1H), 1,25 (tt, J = 10,3, 5,8 Hz, 1H).
19F RMN (376 MHz, acetonitrilo-ds) 8-77,35, -114,10 (p, J = 7,6 Hz), -116,63 (q, J = 8,8,8,3 Hz).
[0502] 65-2: EM (m/z) 416,21 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 810,30 (s, 1H), 8,23 (s, 1H), 7,42 (td, J = 8,8,6,6 Hz, 1H), 7,06 - 6,87 (m, 2H), 4,59 (d, J = 5,8 Hz, 2H), 4,46 (dt, J = 13,8,3,2 Hz, 1H), 4,15-3,98 (m, 1H), 3,32 (d, J = 14,9 Hz, 1H), 3,03 (ddd, J = 13,7, 12,3, 3,4 Hz, 1H), 2,42 - 2,33 (m, 1H), 2,31 (dd, J = 9,5, 7,8 Hz, 1H), 1,82 (dtdd, J = 14,4, 12,4, 4,7, 2,0 Hz, 1H)), 1,72 (dddd, J = 12,5, 5,4, 3,4, 1,7 Hz, 1H), 1,45 (dd, J = 7,9, 6,4 Hz, 1H), 1,42-1,33 (m, 1H), 1,34 1,23 (m, 1H). 19F RMN (376 MHz, acetonitrilo-d3) 8-77,35, -114,04 (ddd, J = 15,6, 8,8,6,8 Hz), -116,45, -116,76 (m).
Ejemplo 63: Preparación de (V3R,VÍ3Rj-N-(2,4,6-trifluorobencN)-7-hidroxi-6,8-dioxo-1a,2,3,4,6,8-hexahidro-1H-5,11a-metanociclopropa[h]pirido[1,2-a][1,4]diazonina-9-carboxamida y (Í3S,íÍ3Sj-N-(2,4,6-tnfluorobencM)-7-hidroxi-6,8-dioxo-1a,2,3,4,6,8-hexahidro-1H-5,11a-metanociclopropa[h]pirido[1,2-a][1,4]diazonrna-9-carboxamida (66- 1 y 66-2):
[0503]

[0504] Los compuestos del título se sintetizaron de forma análoga a 65-1 y 65-2 utilizando 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencilo)carbamoil)-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo.
[0505] 66-1: EM (m/z) 434,19 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 810,28 (s, 1H), 8,18 (s, 1H), 6,94 -6,72 (m, 2H), 4,68-4,49 (m, 2H), 4,42 (dd, J = 13,7, 4,5 Hz, 1H), 4,03 (dd, J = 14,6, 1,4 Hz, 1H), 3,28 (d, J = 14,8 Hz, 1H), 2,99 (dd, J = 13,8,12,3, 3,4 Hz, 1H), 2,32 (d, J = 9,2 Hz, 1H), 2,28 (dd, J = 9,6,7,8 Hz, 1H), 1,86-1,72 (m, 1H), 1,72-1,62 (m, 1H), 1,40 (dd, J = 7,9, 6,5 Hz, 1H), 1,38-1,29 (m, 1H), 1,24 (tt, J = 10,6, 5,7 Hz, 1H). 19F RMN (376 MHz, acetonitrilo-d3) 8 -77,32, -111,22 (tt, J = 9,4,6,2 Hz), -113,94 (t, J = 7,3 Hz).
[0506] 66-2: EM (m/z) 434,22 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 810,28 (s, 1H), 8,18 (s, 1H), 6,92 -6,74 (m, 2H), 4,67-4,49 (m, 2H), 4,42 (dd, J = 13,6, 4,5 Hz, 1H), 4,10 -3,97 (m, 1H), 3,28 (d, J = 14,9 Hz, 1H), 2,99 (ddd, J = 13,8,12,3, 3,4 Hz, 1H), 2,38 -2,21 (m, 1H), 2,31 -2,21 (m, 1H), 1,86-1,72 (m, 1H), 1,72-1,61 (m, 1H), 1,40 (dd, J = 7,9, 6,4 Hz, 1H), 1,38-1,29 (m, 1H), 1,24 (tt, J = 10,6, 5,7 Hz, 1H). 19F RMN (376 MHz, acetonitrilo-d3) 8-77,37, -111,21 (tt, J = 9,0, 6,0 Hz), -113,95 (q, J = 5,8,4,4 Hz).
Ejemplo 64: Preparación de N-(3-cloro-2,4-difluorobencil)-4-fluoro-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo [e]pirido[1,2-a][1,4]diazonina-9-carboxamida (67):
[0507]

[0508] El compuesto del título se preparó de manera similar a 50-2 usando 9-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona en lugar de 7,8-difluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona (50a) y 3-(benciloxi)-5-((3-cloro-2,4difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. EM (m/z) 504,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 510,36 (t, J = 6,0 Hz, 1H), 8,59 (s, 1H), 7,43 - 7,35 (m, 1H), 7,35 - 7,24 (m, 2H), 7,19 (dd, J = 23,5, 8,2 Hz, 2H), 4,92 (s, 1H), 4,60 (d, J = 6,0 Hz, 2H), 4,27 -4,15 (m, 1H), 3,78 (dd, J = 14,8,2,0 Hz), 1H), 2,85 (d, J = 8,2 Hz, 1H), 2,77 (d, J = 10,6 Hz, 1H), 2,29 (d, J = 16,2 Hz, 1H), 2,15 -2,00 (m, 1H).
Ejemplo 65: Preparación de N-(3-cloro-2,4-difluorobencN)-2-fluoro-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo [e]pirido[1,2-a][1,4]diazonina-9-carboxamida (68):
[0509]

[0510] El compuesto del título se preparó de manera similar a 50-2 usando 7-fluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona en lugar de 7,8-difluoro-1,3,4,5-tetrahidro-2H-benzo[b]azepin-2-ona (50a) y metil 3-(benciloxi)-5-((3-cloro-2,4-difluorobencil)carbamoil)-4 -oxo-4H-piran-2-carboxilato en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. EM (m/z) 504,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 510,37 (t, J = 6,0 Hz, 1H), 8,58 (s, 1H), 7,48 -7,30 (m, 3H), 7,30 -7,18 (m, 2H), 7,18 -7,00 (m, 1H), 4,90 -4,85 (m, 1H), 4,60 (d, J = 6,0 Hz, 2H), 4,14 (d, J = 14,4 Hz, 1H), 3,72 (dd, J = 14,7, 2,0 Hz, 1H), 2,80 (dt, J = 8,4, 4,1 Hz, 1H), 2,74 - 2,69 (m, 1H), 2,22 (d, J = 4,8 Hz, 1H), 2,08 (dd, J = 11,9, 5,3 Hz, 1H).
Ejemplo 66: Preparación de N-(3-cloro-2,4-difluorobencil)-2,3-difluoro-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida (69):
[0511]

[0512] El compuesto del título se preparó de manera similar a 50-2 usando metil 3-(benciloxi)-5-((3-cloro-2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato. EM (m/z) 522 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 510,35 (t, J = 6,0 Hz, 1H), 8,57 (s, 1H), 7,48 (dt, J = 11,5, 8,7 Hz, 2H), 7,44 - 7,35 (m, 1H), 7,28 (td, J = 8,8,1,7 Hz, 1H), 4,89 (t, J = 2,5 Hz, 1H), 4,60 (d, J = 5,9 Hz, 2H), 4,13 (d, J = 14,9 Hz, 1H), 3,78 (dd, J = 14,8,2,0 Hz, 1H), 2,85 - 2,73 (m, 1H), 2,73 - 2,64 (m, 1H), 2,24 (s, 1H), 2,12 2,03 (m, 1H).
Ejemplo 67: Preparación de (6S)-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencil)-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (70):
[0513]
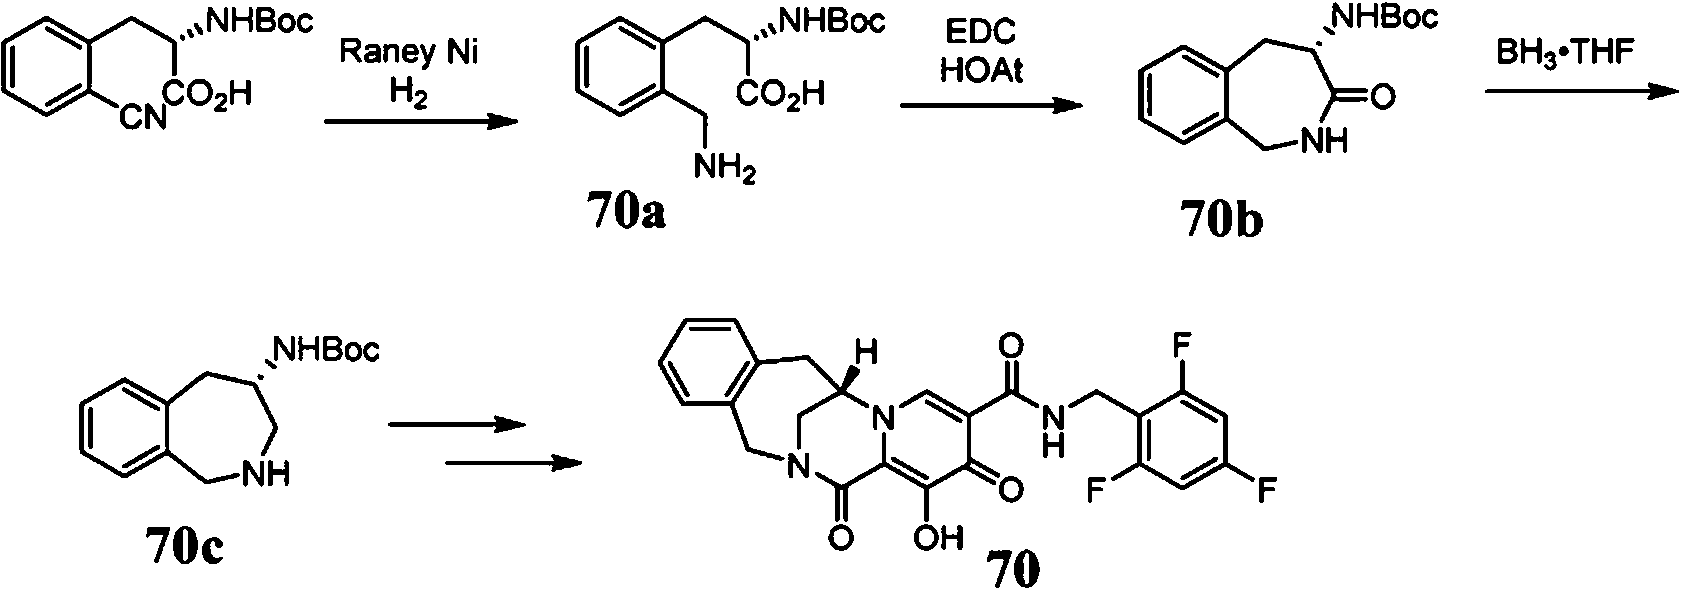
Síntesis de ácido (S)-3-(2-(am¡nomet¡l)fen¡l)-2-((terc-butox¡carbon¡l)am¡no)propano¡co (70a):
[0514] Se añad¡ó una soluc¡ón de ác¡do (S)-2-((terc-butox¡carbon¡l)am¡no)-3-(2-c¡anofen¡l)propano¡co (1,00 g, 3,44 mmol) en EtOH (34 ml) a un rec¡p¡ente a pres¡ón con ag¡tador Parr. Se añad¡ó níquel Raney (0,142 g, 2,42 mmol) y la mezcla de reacc¡ón se h¡drogenó a 55 ps¡ durante 24 h. La mezcla de reacc¡ón se f¡ltró a través de Cel¡te, se enjuagó con EtOH y luego con CH2Cl2. El f¡ltrado se concentró para proporc¡onar el compuesto del título (70a), que se usó en el s¡gu¡ente paso s¡n más pur¡f¡cac¡ón. EM (m/z) 294,93 [M+H]+.
Síntes¡s de (S)-(3-oxo-2,3.4.5-tetrah¡dro-1H-benzo[c1azep¡n-4-¡l)carbamato de terc-but¡lo (70b):
[0515] Se añad¡ó una suspens¡ón de ác¡do (S)-3-(2-(am¡nomet¡l)fen¡l)-2-((terc-butox¡carbon¡l)am¡no)propano¡co (70a, 1,20 g, 4,08 mmol) en CH2Ch (17 mL) y DMF (3,4 mL) HOAt (0,703 g, 5,17 mmol) y EDC (0,660 g, 3,44 mmol). La mezcla de reacc¡ón se ag¡tó a temperatura amb¡ente durante 1 hora y se concentró. Se añad¡ó EtOAc y la fase orgán¡ca se lavó con HCl 1 M, NaOH 1 M, agua y salmuera. La fase orgán¡ca se secó sobre Na2SO4, se f¡ltró, se concentró y se pur¡f¡có med¡ante cromatografía en columna (EtOAc al 25-100 %/heptano) para proporc¡onar el compuesto del título (70b). EM (m/z) 299,03 [M+Na]+.
Síntes¡s de (S)-(2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡n-4-¡l)carbamato de terc-but¡lo (70c):
[0516] A una soluc¡ón de (S) de terc-but¡lo-(3-oxo-2,3,4,5-tetrah¡dro-1H-benzo[c]azep¡n-4-¡l)carbamato (70b, 0,42 g, 1,52 mmol) en THF (5 ml) a 0 °C, se añad¡ó una soluc¡ón de borano-THF 1 M (6,1 ml, 6,1 mmol). La mezcla de reacc¡ón se dejó calentar a ta y se agitó durante 2 h. La mezcla de reacc¡ón se enfr¡ó a 0 °C y se ¡nact¡vó con MeOH (3 ml). Después de ag¡tar durante 5 m¡n, la mezcla se concentró, se diluyó con EtOAc y se lavó con NaHCO3 acuoso saturado y agua. La fase acuosa comb¡nada se extrajo con EtOAc. La fase orgán¡ca comb¡nada se secó sobre Na2SO4 y se concentró para proporc¡onar el compuesto del título (70c), que se usó en el s¡gu¡ente paso s¡n más pur¡f¡cac¡ón. EM (m/z) 262,99 [M+H]+.
Síntes¡s de (6S)-1-h¡drox¡-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7.12.14-tetrah¡dro-6H-6.13-metanobenzo[f1p¡r¡do[1.2-a1[1,41d¡azon¡na-3-carboxam¡da (70):
[0517] El compuesto del título se s¡ntet¡zó de la m¡sma manera que el compuesto 27, ut¡l¡zando (S)-(2,3,4,5-tetrah¡dro-1H-benzo[c]azep¡n-4-¡l)carbamato de terc-but¡lo (70c) en lugar de (2-oxo-2,3,4,5-tetrah¡dro-1H-benzo[b]azep¡n-3-¡l)carbamato de terc-but¡lo y 3-(benc¡lox¡)-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbamo¡l)-4H-p¡ran-2-carbox¡lato de met¡lo en lugar de 3-(benc¡lox¡)-5 de met¡lo-((2,4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato. EM (m/z) 470,19 [M+H]+.
1H RMN (400 MHz, DMSO-d6) 810,37 (t, J = 5,8 Hz, 1H), 8,54 (s, 1H), 7,34 - 7,26 (m, 2H), 7,25 - 7,18 (m, 3H), 7,17 (d, J = 7,4 Hz, 1H), 5,53 (d, J = 16,4 Hz, 1H), 4,99 (dt, J = 8,4, 4,2 Hz, 1H), 4,58 (d, J = 5,7 Hz, 2H), 4,45 (d, J = 16,6 Hz, 1H), 3,77 (d, J = 14,5 Hz, 1H), 3,55 (dd, J = 14,7, 2,8 Hz, 1H), 3,36 (dd, J = 15,0, 7,5 Hz, 1H), 2,87 (dd, J = 14,9, 7,7 Hz, 1H).
19F RMN (376 MHz, DMSO-d6) 8 -109,27 (tt, J = 9,2, 6,3 Hz), -112,59 (t, J = 7,3 Hz).
Ejemplo 68: Preparación de (6S)-N-(2,4-difluorobencN)-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (71):
[0518]

[0519] El compuesto del título se preparó de manera s¡m¡lar al compuesto 70 ut¡l¡zando 3-(benc¡lox¡)-5-((2,4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo en lugar de 3-(benc¡lox¡)-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbamo¡l)-4H -p¡rano-2-carbox¡lato de met¡lo. EM (m/z) 452,14 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,34 (t, J = 5,9 Hz, 1H), 8,56 (s, 1H), 7,41 (td, J = 8,7, 6,5 Hz, 1H), 7,32 - 7,20 (m, 4H), 7,17 (d, J = 7,4 Hz, 1H), 7,11 7,02 (m, 1H), 5,54 (d, J = 16,5 Hz, 1H), 5,07 - 4,92 (m, 1H), 4,56 (d, J = 6,0 Hz, 2H), 4,46 (d, J = 16,6 Hz, 1H), 3,78 (d, J = 14,5 Hz, 1H), 3,56 (dd, J = 14,7, 2,8 Hz, 1H), 3,40 -3,39 (m, 1H), 2,89 (dd, J = 14,9, 7,7 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 8 -112,36 (p, J = 7,7 Hz), -114,98 (q, J = 8,8 Hz).
Ejemplo 69: Preparación de (6S,7R)-6-cloro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (6R,7R)-6-cloro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (72-1 y 72-2:
[0520]

Síntesis______de_____ (6S.7ffl-12-(benc¡lox¡)-6-cloro-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (6R7ffl-12-(benc¡lox¡)-6-cloro-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11- hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (72a-1 y 72a-2):
[0521] (7R)-12-(benc¡lox¡)-6-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (15b-1,150 mg. 0.284 mmol) y PH3P (186 mg. 0.711 mmol) se mezclaron con CCl4 (3 mL) y DCM (3 mL) a temperatura amb¡ente. La mezcla de reacc¡ón luego se calentó d en un tubo sellado a 37 °C durante 17 h. La mezcla de reacc¡ón se pur¡f¡có en una columna de gel de síl¡ce con 0-100 % de EtOAc/hexano para proporc¡onar el producto como una mezcla de dos d¡astereo¡sómeros. La separac¡ón qu¡ral poster¡or con SFC-IA 45 con MeOH como cod¡solvente proporc¡onó los compuestos del título (72a-1 y 72a-2). la estereoquím¡ca as¡gnada de forma especulat¡va. EM (m/z) 546.10 [M+H1+.
Síntes¡s_______ de_______(6S.7ffl-6-cloro-12-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (6R7ffl-6-cloro-12-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11- hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (72-1 y 72-2):
[0522] (6S,7R)-12-(benc¡lox¡)-6-cloro-1.1-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7. 11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da o (6R,7R)-12-(benc¡lox¡)-6-cloro-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (72a-1 o 72a-2, 31 mg. 0.0568 mmol) se mezcló con tolueno (4 ml) a ta. y se añad¡ó TFA (4 ml). La reacc¡ón se ag¡tó a temperatura amb¡ente durante 17 horas y se concentró hasta sequedad. El res¡duo se somet¡ó a alto vacío durante 10 horas. El res¡duo se recog¡ó en MeOH. Después de f¡ltrar la soluc¡ón. el f¡ltrado se pur¡f¡có med¡ante HPLC preparat¡va (columna. Gem¡n¡ 10p C18 110A. AXI/; 250 x 21.2 mm) eluyendo con 5-100 % de aceton¡tr¡lo en agua (0.1 % TFA) durante 20 m¡nutos. Las fracc¡ones comb¡nadas se l¡of¡l¡zaron para produc¡r el compuesto del título (72-1 o 72-2).
[0523] 72-1: EM (m/z) 456.20 [M+1+. 1H RMN (400 MHz. DMSO-d6) 610.62 (s. 1H). 10.31 (t. J = 5.8 Hz. 1H). 8.49 (s. 1H).
7.18 (dd. J = 9.2. 8.1 Hz. 2H). 6.49 (s. 1H). 4.91 (d. J = 2.6 Hz. 1H). 4.71 (td. J = 3.6. 1.7 Hz. 1H). 4.65 -4.46 (m. 2H). 4.19 -4.03 (m. 1H). 3.95 -3.69 (m. 2H). 3.11 (ddd. J = 13.2. 7.5. 2.8 Hz. 1H). 2.13 (dt. J = 15.0. 5.5 Hz. 1H). 2.06-1.91 (m. 1H).
1.88-1.72 (m. 1H). 1.55 (dd. J = 16.0. 10.9 Hz. 1H).
[0524] 72-2: EM (m/z) 456.20 [M+1+. 1H RMN (400 MHz. DMSO-d6) 610.62 (s. 1H). 10.31 (t. J = 5.8 Hz. 1H). 8.49 (s. 1H).
7.18 (t. J = 8.6 Hz. 2H). 6.50 (s. 1H). 4.91 (s. 1H). 4.71 (d. J = 5.5 Hz. 1H). 4.64-4.45 (m. 2H). 4.11 (dt. J = 13.1. 8.0 Hz.
1H). 3.97-3.69 (m. 2H). 3.11 (ddd. J = 13.2. 7.5. 2.7 Hz. 1H).
Ejemplo 70: (5R,7S)-5-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (5R,7R)-5-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (73-1 y 73-2):
[0525]
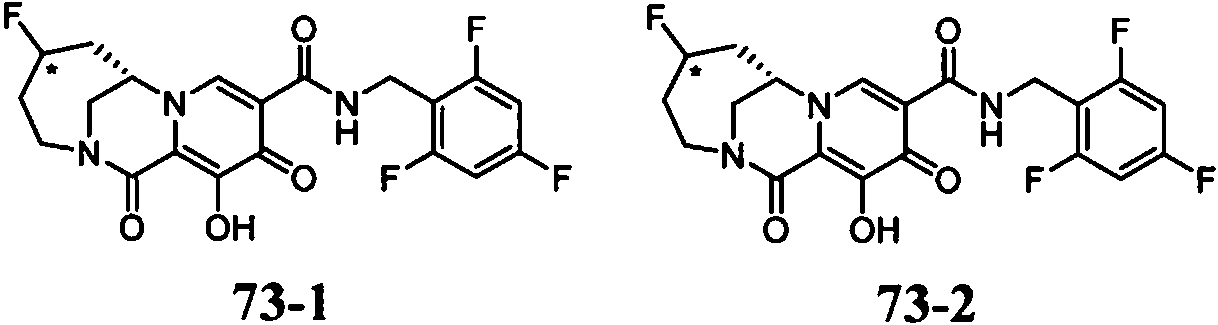
[0526] Los compuestos del título se prepararon de forma análoga a 56-1 y 56-2, ut¡l¡zando 3-(benc¡lox¡)-4-oxo-5-((2.4.6
trifluorobencilo)carbamoil)-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo.
[0527] 73-1: EM (m/z) 440,1 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 610,45 (s, 1H), 8,47 (s, 1H), 6,75 -6,58 (m, 2H), 5,24 -5,01 (m, 1H), 4,83 - 4,63 (m, 2H), 4,60 - 4,42 (m, 2H), 4,12-3,94 (m, 1H), 3,56 (dd, 1H), 3,30 -3,16 (m, 1H), 2,50 (s, 2H), 2,36 - 2,05 (m, 1H), 1,27 (s, 1H).
[0528] 73-2: EM (m/z) 440,1 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 610,45 (s, 1H), 8,58 (s, 1H), 6,77 -6,61 (m, 2H), 4,97 (dt, 1H), 4,79 -4,61 (m, 2H), 4,61 -4,50 (m, 2H), 3,99 (d, 1H), 3,83 (dd, 1H), 3,20 (dt, 1H), 2,90 -2,66 (m, 1H), 2,38 -2,21 (m, 1H), 2,21 -2,11 (m, 1H), 2,11-1,94 (m, 1H).
Ejemplo 71: (7S)-N-(3-doro-2,4,6-trifluorobencM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (74):
[0529]

[0530] El compuesto del título se preparó de manera análoga a 62, usando 3-cloro-2,4,6-trifluorobenzaldehído en lugar de 2,3-dicloro-4-fluorobenzaldehído. EM (m/z) 456,3 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 6 10,45 (s, 1H), 8,39 (s, 1H), 6,81 (td, 1H), 4,71 (qd, 2H), 4,49-4,33 (m, 2H), 3,97 (d, 1H), 3,53 (dd, 1H), 3,16 (ddd, 1H), 2,22-1,98 (m, 3H), 1,94 1,74 (m, 1H), 1,45-1,29 (m, 2H).
Ejemplo 72: Preparación de (7S)-6-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7R)-6-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencN)-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (75-1 y 75-2):
[0531]

Síntesis de (7S)-12-(benc¡lox¡)-6-fluoro-1.11-d¡oxo-N-(2.4.6-t¡¡fluorobenc¡l)-1.4.7,11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxamida y (7R)-12-(benciloxi)-6-fluoro-1,11-dioxo-N-(2,4,6-trifluorobencilo))-1,4,7,11-tetrahidro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (75a-1 y 75a-2)
[0532] DeoxoFluor puro (3,7 ml, 20,2 mmol) se añadió gota a gota a una solución de 12-(benciloxi)-1,6,11-trioxo-N-(2,4,6-tnfluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡ndo[1,2-a][1,4]diazon¡na-10-carboxam¡da (10b, 1,06 g, 2,02 mmol) en DCM (9 ml) a 0 °C. La reacción se agitó sin recargar el baño frío durante 17 horas. Luego se añadió una segunda porción de DeoxoFluor (3,7 mL, 20,2 mmol) a temperatura ambiente. La mezcla de reacción se agitó a temperatura ambiente durante 17 horas. La mezcla de reacción se añadió a una suspensión saturada de NaHCO3/agua bien agitada. Se agitó a temperatura ambiente durante 20-30 min y se añadió EtOAc (200 ml). La mezcla se filtró a través de un tapón de celite. La fase orgánica se concentró y el residuo se purificó en una columna de gel de sílice con 0-100 % de EtOAc/Hex para proporcionar un producto de fluoroolefina racémica. Los dos enantiómeros se separaron con separación SFC usando IG 35 Isopropanol-NH3 para proporcionar los productos del título, la estereoquímica asignada arbitrariamente. 75a-1: EM (m/z) 528,06 [M+H]+; 75a-2: EM (m/z) 528,03 [M+H]+.
Síntesis de (7S) y (7R)-6-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,7,11-tetrahidro-3H-2,7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (75-1 y 75-2):
[0533] Se añadió TFA (2 mL) a una solución de (7S)-o (7R)-12-(benciloxi)-6-fluoro-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a1[1,4]diazonina-10-carboxamida (75a-1 o 75a-2, 65 mg, 0,123 mmol) en tolueno (2 ml) a temperatura ambiente. La reacción se agitó a temperatura ambiente durante 17 horas y se concentró hasta sequedad. El residuo se recogió en MeOH, se filtró y el filtrado se purificó por HPLC preparativa (columna, Gemini 10|j C18110A, AXI/; 250321,2 mm) eluyendo con 5-100 % de acetonitrilo en agua (0,1 % TfA) durante 20 minutos, para proporcionar los compuestos del título.
[0534] 75-1: EM (m/z) 438,20 [M+H]+; 1H RMN (400 MHz, DMSO-da) 810,27 (t, J = 5,8 Hz, 1H), 8,47 (s, 1H), 7,18 (dd, J = 9,2, 8,1 Hz, 2H), 5,77 -5,47 (m, 2H), 4,55 (d, J = 5,8 Hz, 2H), 4,19 (ddd, J = 12,9, 11,5, 6,7 Hz, 1H), 4,07 (dt, J = 15,1, 1,9 Hz, 1H), 3,89 (ddd, J = 15,4, 8,5, 1,8 Hz, 1H), 3,29 (dd, J = 13,0, 8,2 Hz, 1H), 2,80 (tq, J = 10,4,6,6, 6,0 Hz, 1H), 2,20 (ddd, J = 16,2, 10,0, 6,6 Hz, 1H).
[0535] 75-2: EM (m/z): 438,20 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,27 (t, J = 5,8 Hz, 1H), 8,47 (s, 1H), 7,19 (t, J = 8,6 Hz, 2H), 5,82 -5,42 (m, 2H), 4,55 (d, J = 5,8 Hz, 2H), 4,25 - 4,13 (m, 1H), 4,07 (dt, J = 15,2, 1,9 Hz, 1H), 3,89 (ddd, J = 15,3, 8,4, 1,7 Hz, 1H)), 3,29 (dd, J = 13,0, 8,2 Hz, 1H), 2,98 -2,67 (m, 1H), 2,20 (dd, J = 16,3, 9,9, 6,6 Hz, 1H).
Ejemplo 73: Preparación de (7R)-N-(2,4-difluorobencN)-6-(difluorometM)-6,12-dihidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (76):
[0536]

Síntesis de (3R)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-(d¡fluorometil)-4-h¡drox¡azepano-1-carbox¡lato de bencilo (76a):
[0537] En atmósfera de argón, CsF (29 mg, 0,19 mmol) y 18-corona-6 (50 mg, 0,19 mmol) a una solución de (R)-3-(((benciloxi)carbonil)amino)-4-oxoazepane-1-carboxilato de bencilo (14c-1,250 mg, 0,63 mmol) en 1,2-dimetoxietano (3 ml). Se añadió Me3SiCF2H (235 mg, 1,89 mmol) y la mezcla se agitó a temperatura ambiente durante la noche. HCl ac. (1 M, 1,0 mL) y la mezcla se extrajo con acetato de etilo (20 mL x 3). La fase orgánica se lavó con salmuera y luego se secó sobre Na2SO4. Después de la filtración y la evaporación al vacío, el residuo se sometió a cromatografía en columna de gel de sílice usando hexano/acetato de etilo para dar el compuesto del título (76a). EM (m/z) 449,17 [M+H]+.
Síntesis de (7R)-N-(2.4-d¡fluorobenc¡l)-6-(d¡fluoromet¡l)-6.12-d¡h¡drox¡-1.11-d¡oxo-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (76):
[0538] El compuesto del título se preparó de manera similar a 60-1, usando bencilo (3R)-3-(((benciloxi)carbonil)amino)-4-(difluorometil)-4-hidroxiazepano-1-carboxilato (76a) en lugar de bencilo (3R,4S)-3-(((benciloxi)carbonil)amino)-4 -fluoro-4-metilazepano-l-carboxilato (60b-2). EM (m/z) 470,18 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,48 - 10,37 (m, 2H), 8,29 (s, 1H), 7,41 (td, J = 8,7, 6,6 Hz, 1H), 7,26 (ddd, J = 10,6, 9,3, 2,6 Hz, 1H), 7,08 (dt, J = 9,4, 4,6 Hz, 1H), 6,55 (s, 2H), 6,01 (t, J = 55,3 Hz, 1H), 5,85 (s, 1H), 4,84 (s, 1H), 4,55 (d, J = 5,8 Hz, 2H), 4,15 (d, J = 12,7 Hz, 1H), 3,88 (s, 2H), 2,93-3,05 (m, 1H), 2,13-1,99 (m, 2H), 1,74-1,59 (m, 2H).
Ejemplo 74: Preparación de (6S,7R)-N-(2,4-difluorobencM)-6-etN-6,12-dihidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (77):
[0539]

Síntesis de (3R,4S)-3-amino-4-et¡lazepan-4-ol (77 a):
[0540] El compuesto del título se preparó de una manera similar a 14d-1 usando etil Grignard en lugar de metilo Grignard. Preparación______de_____ (6S.7R)-N-(2.4-difluorobencil)-6-etil-6.12-dihidroxi-1.11-dioxo-1.4.5.6.7.11-hexahidro-3H-2.7-metanop¡r¡do[1.2-al[1.4ld¡azonina-10-carboxam¡da (77)
[0541] El compuesto del título se preparó de manera similar al compuesto 28 usando (3R.4S)-3-amino-4-etilazepan-4-ol (77a) en lugar de 1.4-oxazepan-6-amina. EM (m/z) 448.22 [M+H]+. 1H RMN (400 MHz. DIVISOR) 8 10.79 (s. 1H). 10.46 (t. J = 6.0 Hz. 1H). 8.27 (s. 1H). 7.46 - 7.35 (m. 1H). 7.30 - 7.20 (m. 1H). 7.12-703 (m. 1H). 4.79 (s. 1H). 4.55 (d. J = 6.1 Hz. 2H). 4.24 (s. 1H). 4.19-4.06 (m. 1H). 3.84 (dd. J = 15.3. 2.9 Hz. 1H). 3.70 (d. J = 15.0 Hz. 1H). 1.77 (dt. J = 16.7. 8.2 Hz. 3H). 1.56 (dt. J = 14.5. 7.1 Hz. 2H). 1.17-1.05 (m. 1H). 0.89 (t. J = 7.3 Hz. 3H).
Ejemplo 75: Preparación de (7S)-12-hidroxi-1,4,11-trioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (78):
[0542]
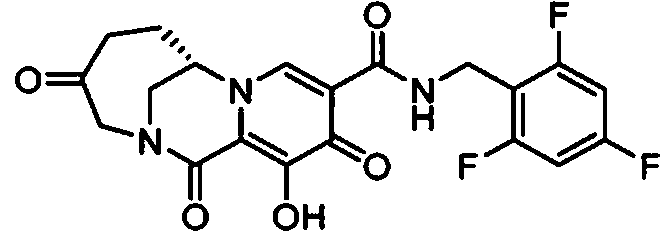
[0543] El compuesto del título se sintetizó de manera similar al compuesto 60-1. usando bencilo (S)-3-(((benciloxi)carbonil)amino)-6-oxoazepano-1-carboxilato en lugar de bencilo (3R.4S)-3-(((benciloxi)carbonil)amino)-4-fluoro-4-metilazepano-1-carboxilato (60b-2). EM (m/z) 436.23 [M+H]+. 1H RMN (400 MHz. acetonitrilo-da) 810.31 (s. 1H).
8.47 (s. 1H). 7.03 -6.80 (m. 2H). 4.86 (d. J = 17.4 Hz. 1H). 4.65 (dd. J = 21.0. 4.9 Hz. 3H). 4.10 (d. J = 14.9 Hz. 1H). 3.63 (d. J = 17.4 Hz. 1H). 3.48 (dd. J = 15.0. 1.7 Hz. 1H). 2.68 -2.56 (m. 1H). 2.34 -2.11 (m. 3H).
Ejemplo 76: Preparación de (4S,7S)-4,12-dihidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro- 3H -2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (4R,7S)-4,12-dihidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (79-1 y 79-2):
[0544]

Síntesis de (7S)-12-(benc¡lox¡)-1.4.11-tr¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (79a):
[0545] El compuesto del título se preparó de manera similar al compuesto 78 se aisló como el alcohol protegido por bencilo. antes de la desprotección con TFA.
Síntesis_____ de_____(4S.7S)-12-(benciloxi)-4-hidroxi-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (4R.7S)-12-(benciloxi)-4-hidroxi-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (79b-1 y 79b-2):
[0546] Se añadió NaBH4 (4 mg) a una solución de (7S)-12-(benciloxi)-1.4.11-trioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanopirido[1.2-a][1.4]diazonina-10-carboxamida (79a, 27 mg. 0.051 mmol) en metanol (2 ml). a ta. Se agitó durante 20 min y se purificó mediante HPLC preparativa. eluyendo con acetonitrilo al 10-60 % (TFA al 0.1 %) en agua (TFA al 0.1 %) para dar los compuestos del título (79b-1 y 79b-2) como diastereómeros separados. estereoquímica. asignado tentativamente. EM (m/z) 528.18 [M+H]+.
Síntesis de (4S.7S)-4.12-d¡h¡drox¡-1.11-d¡oxo-N-(2.4.6-t¡¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2
a1[1.41d¡azon¡na-10-carboxamida y (4R.7S)-4.12-d¡h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (79-1 y 79-2)
[0547] Los compuestos del título se s¡ntet¡zaron de manera s¡m¡lar al compuesto 28, usando (4S.7S)-12-(benc¡lox¡)-4-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da o (4R.7S)-12-(benc¡lox¡)-4-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (79b-1 o 79b-2) en lugar de (7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.3.4.6.7.11-hexah¡dro-2.7-metanop¡r¡do[1.2-d1[1.4.71oxad¡azon¡na-10-carboxam¡da (28a) y met¡l 3-(benc¡lox¡)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-4H-p¡ran-2-carbox¡lato en lugar de met¡lo 3-(benc¡lox¡)-5-((2.4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato.
[0548] 79-1: EM (m/z) 438.22 [M+H1+. 1H RMN (400 MHz. metanol-d4) 88.49 (d. J = 12.7 Hz. 1H). 7.01 - 6.82 (m. 2H).
6.74 (t. J = 8.3 Hz. 1H). 4.68 (s. 3H). 4.35 -4.11 (m. 2H). 3.94 (d. J = 14.5 Hz. 1H). 3.69 (d. J = 14.7 Hz. 1H). 3.44 (dd. J = 12.7. 4.5 Hz. 1H). 2.24 (s. 2H). 2.09 (t. J = 11.6 Hz. 1H). 1.90-1.58 (m. 3H).
[0549] 79-2: EM (m/z) 438.22 [M+H1+. 1H RMN (400 MHz. metanol-d4) 88.49 (s. 1H). 6.92 (t. J = 8.4 Hz. 2H). 4.68 (s. 2H).
4.56 (dd. J = 13.9. 6.1 Hz. 1H). 4.20 (s. 1H). 3.95 (s. 2H). 3.10 (dd. J = 13.9. 3.5 Hz. 1H). 2.59 (d. J = 14.4 Hz. 1H). 1.95 (d. J = 5.1 Hz. 1H). 1.89-1.70 (m. 1H). 1.57 (t. J = 13.3 Hz. 1H).
Ejemplo 77a: Preparación de (6S)-1-hidroxi-2,15-dioxo-N-(2,4,6-trifluorobencM)-2,6,7,8,9,15-hexahidro-6,14-metanobenzo [e]pirido[1,2-a][1,4]diazecina-3-carboxamida (80-1):
[0550]

Síntes¡s de (2-oxo-1.2.3.4.5.6-hexah¡drobenzo[b1azoc¡n-3-¡l)carbamato de terc-but¡lo (80a):
[0551] A una soluc¡ón de 2-(2-oxo-3.4.5.6-tetrah¡dro-1H-1-benzazoc¡n-3-¡lo)¡so¡ndol¡n-1.3-d¡ona. (preparado según US 4537885. 1.5 gramos. 4.68 mmol) en etanol (30 ml) se le añad¡ó h¡draz¡na (0.22 ml. 7.0 mmol). Después de 3 horas. la mezcla de reacc¡ón se f¡ltró y el f¡ltrado se concentró y se purificó med¡ante Comb¡Flash (24 g. 0-20 % MeOH/CH2Ch) para dar 3-am¡no-3.4.5.6-tetrah¡dro-1H-1-benzazoc¡n-2-one que se usó en el s¡gu¡ente paso s¡n más pur¡f¡cac¡ón.
[0552] Una mezcla de 3-am¡no-3.4.5.6-tetrah¡dro-1H-1-benzazoc¡n-2-ona anter¡or y d¡carbonato de d¡-terc-but¡lo (1.53 g.
7.0 mmol) en b¡carbonato de sod¡o saturado (10 mL) y THF (20 mL) se ag¡tó durante la noche a temperatura amb¡ente. La mezcla de reacc¡ón se d¡luyó con acetato de et¡lo y se lavó con salmuera. La capa acuosa se volv¡ó a extraer con acetato de et¡lo. La capa orgán¡ca comb¡nada se secó sobre MgSO4. se f¡ltró. se concentró y se cr¡stal¡zó en DCM/Hex a reflujo para dar terc-but¡l (2-oxo-1.2.3.4.5.6-hexah¡drobenzo[b1azoc¡n-3- yl)carbamato (80a). EM (m/z) 290.82 [M+H1+. Síntes¡s de (R)-(1.2.3.4.5.6-hexah¡drobenzo[b1azoc¡n-3-¡l)carbamato de terc-but¡lo y (S)-(1.2.3.4.5.6)-hexah¡drobenzo[b1azoc¡n-3-¡l)carbamato (80b-1 y 80b-2):
[0553] A una mezcla de (2-oxo-1.2.3.4.5.6-hexah¡drobenzo)[b1azoc¡n-3-¡l)carbamato de terc-but¡lo (80a, 1.09 g. 3.75 mmol) en THF (10 ml) a 0 °C. se añad¡ó complejo de borano-THF 1.0 M en THF (22.5 ml. 22.5 mmol). Después de 5 m¡nutos. la mezcla de reacc¡ón se calentó a temperatura amb¡ente y se ag¡tó durante la noche. La mezcla de reacc¡ón se enfr¡ó a 0 °C. se ext¡ngu¡ó con metanol y acetato de et¡lo. se concentró. se d¡solv¡ó en agua y se extrajo con acetato de et¡lo (2x). La capa orgán¡ca comb¡nada se lavó con salmuera. se secó sobre MgSO4. se f¡ltró. se concentró y se pur¡f¡có med¡ante Comb¡Flash (40 g. 0 -100 % EtOAc/Hept) para dar una mezcla racém¡ca. EM (m/z) 277.00 [M+H1+.
[0554] Se resolv¡ó N-(1.2.3.4.5.6-hexah¡dro-1-benzazoc¡n-3-¡l)carbamato de terc-but¡lo racém¡co (260 mg) usando SFC qu¡ral (columna AZ-H. 15 % MeOH) para dar los compuestos del título. as¡gnados prov¡s¡onalmente. 80b-1: p¡co 1. EM (m/z) 277.00 [M+H1+; 80b-2: p¡co 2. EM (m/z) 277.00 [M+H1+.
Síntesis de (6S)-1-(benc¡lox¡)-2.15-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.8.9.15-hexah¡dro-6.14-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azecina-3-carboxam¡da (80c):
[0555] Una soluc¡ón de terc-but¡l (S)-(1.2.3.4.5.6-hexah¡drobenzo[b1azoc¡n-3-¡l)carbamato (80b-1,119 mg. 0.430 mmol) y ác¡do tr¡fluoroacét¡co (1.0 ml) en d¡clorometano (3 ml) se ag¡tó durante 1.5 horas. La mezcla de reacc¡ón se concentró y se secó a alto vacío y se usó en el s¡gu¡ente paso s¡n más pur¡f¡cac¡ón.
[0556] El res¡duo anter¡or se d¡solv¡ó en metanol (0.5 ml) y 3-benc¡lox¡-4-oxo-5-[(2.4.6-tr¡fluorofen¡l)met¡lcarbamo¡l1p¡ran-2-carbox¡lato de met¡lo (62.6 mg. 0.14 mmol) se añad¡ó. segu¡do de metóx¡do de sod¡o 0.5 M (1.4 ml. 0.70 mmol). La mezcla de reacc¡ón se calentó a 50 °C durante 2 horas. Se añad¡ó L¡OH 2 M (0.35 ml. 0.70 mmol) y la reacc¡ón se ag¡tó a 50 °C hasta que se consum¡ó el ¡ntermed¡o de éster. La mezcla de reacc¡ón se concentró a ~0.5 ml. se d¡luyó con aceton¡tr¡lo y se l¡of¡l¡zó para dar ác¡do 3-benc¡lox¡-4-oxo-1-[(3S)-1.2.3.4.5.6-hexah¡dro-1-benzazoc¡na-3-¡l1-5-[(2.4.6-tr¡fluorofen¡l)met¡lcarbamo¡l1p¡r¡d¡n-2-carboxíl¡co crudo que se usó en el paso s¡gu¡ente s¡n pur¡f¡cac¡ón ad¡c¡onal.
[0557] Se añad¡ó una soluc¡ón de ác¡do 3-benc¡lox¡-4-oxo-1-[(3S)-1.2.3.4.5.6-hexah¡dro-1-benzazoc¡n-3-¡l1-5-[(2.4.6-tr¡fluorofen¡l)met¡lcarbamo¡l1p¡r¡d¡n-2-carboxíl¡co en DMF (2.0 ml). HATU (66 mg. 0.28 mmol) y la mezcla de reacc¡ón se ag¡tó durante 30 m¡nutos. La mezcla de reacc¡ón se d¡luyó con acetato de et¡lo. se lavó con soluc¡ón de cloruro de l¡t¡o al 5 % (3x) y salmuera. se secó sobre MgSO4. se f¡ltró y se concentró. La pur¡f¡cac¡ón por Comb¡Flash (12 g. 30 - 100% EtOAc/Hept) d¡o el compuesto del título (80c). EM (m/z) 574.13 [M+H1+.
Síntes¡s de (6S)-1-h¡drox¡-2.15-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.8.9.15-hexah¡dro-6.14-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azec¡na-3-carboxam¡da (80-1):
[0558] (6S)-1-(benc¡lox¡)-2.15-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.8.9.15-hexah¡dro-6.14-metanobenzo[e1p¡r¡do[1.2-a1[1.41d¡azec¡na-3-carboxam¡da (80c, 44 mg. 0.077 mmol) y ác¡do tr¡fluoroacét¡co (0.80 ml. 10.45 mmol) en d¡clorometano (2.0 ml) se ag¡tó a temperatura amb¡ente durante 1.5 horas. La mezcla de reacc¡ón se concentró y pur¡f¡có por HPLC (Gem¡n¡. 5 -ACN al 100 %/H2O TFA al 0.1 %) para dar el compuesto del título (80-1). EM (m/z) 574.13 [M+H1+. 1H RMN (400 MHz. metanol-d4) 88.54 (s. 1H). 7.36 (dd. J = 20.3. 3.4 Hz. 4H). 6.92 (t. J = 8.3 Hz. 2H). 4.79 (s. 1H). 4.70 (s. 2H).
4.46 (d. J = 13.0 Hz. 1H). 4.05 -3.87 (m. 1H). 3.07 (ddd. J = 40.0. 17.6. 9.1 Hz. 2H). 2.54 (t. J = 13.0 Hz. 1H). 2.12 (dd. J = 16.1. 6.2 Hz. 1H). 1.95 (q. J = 11.3. 9.8 Hz. 2H).
Ejemplo 77b: Preparación de (6R)-1-hidroxi-2,15-dioxo-N-(2,4,6-trifluorobencM)-2,6,7,8,9,15-hexahidro-6,14-metanobenzo[e]pirido[1,2-a][1,4]diazecina-3-carboxamida (80-2):
[0559]

[0560] El compuesto del título se preparó de manera s¡m¡lar a 80-1 usando terc-but¡l (R)-(1.2.3.4.5.6-hexah¡drobenzo[b1azoc¡n-3-¡l)carbamato (80b-2) en lugar de terc-but¡l (S)-(1.2.3.4).5.6-hexah¡drobenzo[b1azoc¡n-3-¡l)carbamato (80b-1). EM (m/z) 484.21 [M+H1+. 1H RMN (400 MHz. metanol-d4) 88.53 (s. 1H). 7.36 (dd. J = 22.3. 5.0 Hz.
4H). 6.92 (t. J = 8.3 Hz. 2H). 4.80 (s. 1H). 4.69 (s. 2H). 4.46 (d. J = 13.2 Hz. 1H). 4.03 -3.87 (m. 1H). 3.07 (ddt. J = 25.1.
17.5. 9.6 Hz. 2H). 2.63 -2.43 (m. 1H). 2.21 -2.05 (m. 1H). 1.96 (p. J = 11.3. 9.6 Hz. 2H).
Ejemplo 78: Preparación de (5R,8S)-5-fluoro-13-hidroxi-1,12-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,5,6,7, 8,12-octahidro-2,8-metanopirido[1,2-a][1,4]diazecina-11-carboxamida y (5S,8S)-5-fluoro-13-hidroxi-1,12-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,5,6,7,8,12-octahidro-2,8-metanopirido[1,2-a][1,4]diazecina-11-carboxamida (81-1 y 81-2):
[0561]

Síntesis de (3S.6S)-3-(((benc¡lox¡)carbon¡l)am¡no)-6-hidrox¡azocano-1-carbox¡lato de bencilo y (3S.6R)-3-(((benc¡lox¡)carbon¡l)am¡no)-6-hidrox¡azocano-1-carbox¡lato (81a-1 y 81a-2)
[0562] Los compuestos del título se prepararon de manera análoga a 53d-1 y 53d-2, usando (S,Z)-3-(((benc¡lox¡)carbon¡l)amino)-3.4.7.8-tetrah¡droazoc¡no-1(2H)-carbox¡lato (44b-1) en lugar de (S)-3-(((benciloxi)carbonilo) amino)-2.3.4.7-tetrah¡dro-1H-azepina-1-carbox¡lato de bencilo (42e-1). EM (m/z) 413,3 [M+H]+.
Síntesis_______ de_______ (5R.8S)-5-fluoro-13-h¡drox¡-1.12-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.7.8.12-octahidro-2.8-metanopir¡do[1.2-a1[1.41d¡azec¡na-11-carboxam¡da y (5S.8S)-5-fluoro-13-h¡drox¡-1.12-dioxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.7.8.12-octah¡dro-2.8-metanopir¡do[1.2-a1[1.41d¡azec¡na-11-carboxam¡da (81-1 y 81-2)
[0563] Los compuestos del título se prepararon de manera análoga a 53-1 y 53-2, usando (3S.6S)-3-(((bencilox¡)carbon¡l)am¡no)-6-h¡droxiazocano-1-carbox¡lato de bencilo o (3S.6R)-3-(((bencilox¡)carbon¡l)am¡no)-6-hidroxiazocano-1-carboxilato (81a-1 o 81a-2) en lugar de bencilo (3S)-3-(((bencilox¡)carbon¡l)am¡no)-6-h¡drox¡azepano-1-carboxilato (53c-1) y 3-(bencilox¡)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-4H-p¡ran-2-carbox¡lato de metilo en lugar de 3-(benc¡lox¡)-5-((2.4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo.
[0564] 81-1: EM (m/z) 454.2 [M+H]+. 1H RMN (400 MHz. cloroformo-d) 610.65 - 10.43 (m. 1H). 8.55 (s. 1H). 6.75 -6.60 (m. 2H). 4.99 - 4.79 (m. 1H). 4.79 - 4.52 (m. 3H). 4.52 - 4.35 (m. 1H). 4.09 (dd. 1H). 3.54 (dd. 1H). 3.07 (ddd. 1H). 2.55 -2.32 (m. 1H). 2.29-2.14 (m. 1H). 2.11-1.72 (m. 3H).
[0565] 81-2: EM (m/z) 454.2 [M+H]+. 1H RMN (400 MHz. cloroformo-d) 610.49 - 10.37 (m. 1H) 8.43 (s. 1H). 6.75 - 6.63 (m. 2H). 4.99 - 4.80 (m. 1H). 4.68 (qd. 2H). 4.52 - 4.43 (m. 1H). 4.42 - 4.33 (m. 1H). 4.06 -3.96 (m. 1H). 3.80 (dd. 1H). 3.21 -3.09 (m. 1H). 2.45 -2.35 (m. 1H). 2.32 -2.19 (m. 2H). 2.17-1.87 (m. 2H). 1.80 (q. 1H).
Ejemplo 79: Preparación de (6S,8S)-6,13-dihidroxi-1,12-dioxo-N-(2,4,6-trifluorobencM)-1,3,4,5,6,7,8,12-octahidro-2,8-metanopirido[1,2-a][1,4]diazecina-11-carboxamida y (6R,8S)-6,13-dihidroxi-1,12-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,5,6,7,8,12-octahidro-2,8-metanopirido[1,2-a][1,4]diazecina-11-carboxamida (82-1 y 82-2):
[0566]

Síntesis de (3S)-3-(((benc¡lox¡)carbon¡l)am¡no)-5-hidrox¡azocano-1-carbox¡lato de rac-bencilo y (3S)-3
(((benc¡lox¡)carbon¡l)am¡no)-6-h¡drox¡azocano-1-carbox¡lato de rac-bencilo (82a-1 y 82a-2)
[0567] Los compuestos del título se prepararon de manera análoga a 53c-1, usando (S,Z)-3-(((benc¡lox¡)carbon¡l)am¡no)-3.4.7.8- tetrah¡droazoc¡no-1(2H)-carbox¡lato (44b-1) en lugar de benc¡lo (S)-3-(((benc¡lox¡)carbon¡l)am¡no)-2,3.4.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato (42e-1). EM (m/z) 413,3 [M+H]+.
Síntes¡s de (6S.8S)-6.13-d¡h¡drox¡-1.12-d¡oxo-N-(2.4.6-t¡¡fluorobenc¡l)-1.3.4.5.6.7.8.12-octah¡dro-2,8-metanop¡r¡do[1.2-a1[1,41d¡azec¡na-11-carboxam¡da y (6R.8S)-6.13-d¡h¡drox¡-1.12-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.3.4.5.6.7,8.12-octah¡dro-2.8- metanop¡r¡do[1.2-a1[1.41d¡azec¡na-11-carboxam¡da (82-1 y 82- 2):
[0568] Los compuestos del título se prepararon de forma análoga a 53-1 y 53-2, usando (3S)-3-(((benc¡lox¡)carbon¡l)am¡no)-5-h¡drox¡azocano-1-carbox¡lato de rac-benc¡lo (82a-1) en lugar de (3S,6R)-3-(((benc¡lox¡)carbon¡l)am¡no)-6-fluoroazepano-1-carbox¡lato de benc¡lo o (3S.6S)-3-(((benc¡lox¡)carbon¡l)am¡no))-6-fluoroazepano-1-carbox¡lato de benc¡lo (53d-1 o 53d-2) y 3-(benc¡lox¡)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-4H-p¡rano-2-carbox¡lato de met¡lo en lugar de 3-(benc¡lox¡)-5-((2,4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo, separando los estereo¡sómeros como alcohol proteg¡do con benc¡lo en lugar de antes de la am¡da acoplamiento.
[0569] 82-1: EM (m/z) 452,2 [M+H]+. 1H RMN (400 MHz. aceton¡tr¡lo-d3) 810,45 (s. 1H). 8,36 (s. 1H). 6,86 (t. 2H). 4.69 -4.50 (m, 3H). 4,31 -4,16 (m, 1H). 3.89 -3,71 (m, 2H). 3,65 (dd. 1H). 3.04 -2.91 (m, 1H). 2.39 -2,24 (m, 1H). 2,13-1,78 (m, 4H). 1,73-1,52 (m. 1H)).
[0570] 82-2: EM (m/z) 452,2 [M+H]+. 1H RMN (400 MHz. cloroformo-d) 810,46 (s. 1H). 8,44 (s. 1H). 6,75 -6,58 (m. 1H).
4,69 (d. 2H). 4,51 -4,35 (m. 2H). 4,26 -4,13 (m. 1H). 4,04 -3,76 (m. 1H). 3,08 -2,85 (m. 1H). 2,59 -2,47 (m. 1H). 2,27-1,61 (m. 7H).
Ejemplo 80: Preparación de (5S,8S)-5,13-dihidroxi-1,12-dioxo-N-(2,4,6-trifluorobencM)-1,3,4,5,6,7,8,12-octahidro-2.8- metanopirido[1,2-a][1,4]diazecina-11-carboxamida y (5R,8S)-5,13-dihidroxi-1,12-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,5,6,7,8,12-octahidro-2,8-metanopirido[1,2-a][1,4]diazecina-11-carboxamida (83-1 y 83-2):
[0571]

[0572] Los compuestos del título se prepararon de manera análoga a 53-1 y 53-2, ut¡l¡zando (3S,6S)-3-(((benc¡lox¡)carbon¡l)am¡no)-6-h¡drox¡azocano-1-carbox¡lato de benc¡lo o (3S,6R)-3-(((benc¡lox¡)carbon¡l)am¡no)-6-h¡drox¡azocano-1-carbox¡lato de benc¡lo (81a-2) en lugar de (3S,6R)-3-(((benc¡lox¡)carbon¡l)am¡no)-6-fluorozepano-1-carbox¡lato de benc¡lo o (3S,6S)-3-(((benc¡lox¡)carbon¡l)am¡no)-6-fluoroazepano-1-carbox¡lato de benc¡lo (53d-1 o 53d-2) y 3-(benc¡lox¡))-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbamo¡l)-4H-p¡ran-2-carbox¡lato de met¡lo en lugar de ¡ 3-(benc¡lox¡)-5-((2,4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo, separando los estereo¡sómeros como el alcohol proteg¡do con benc¡lo en lugar de antes del acoplam¡ento de am¡da.
[0573] 83-1: EM (m/z) 452,2 [M+H]+. 1H RMN (400 MHz. aceton¡tr¡lo-d3) 811,33 (s. 1H). 9,17 (s. 1H). 7,79 -7,61 (m. 2H).
5,50 -5,40 (m. 2H). 5,32 -5,17 (m. 2H). 4,91 - 4,79 (m. 1H). 4,70 (d. 1H). 4,50 (d. 1H). 3,89 -3,74 (m. 1H). 3,20 -2,40 (m.
6H).
[0574] 83-1: EM (m/z) 452,2 [M+H]. 1H RMN (400 MHz. cloroformo-d) 8 10,59 - 10,42 (m. 1H). 8,43 (s. 1H). 6,77 - 6,50 (m. 2H). 4,69 (qd. 2H). 4,49 - 4,38 (m. 1H). 4,34 - 4,26 (m. 1H). 4,19 - 4,08 (m. 1H). 3,95 (d. 2H). 3,19 (ddd, 1H). 2,55 -2,35 (m. 1H). 2,24 -2,08 (m. 1H). 2,09-1,55 (m. 3H). 1,27 (s. 1H).
Ejemplo 81: (3S,7S)-5-fluoro-12-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (84):
[0575]
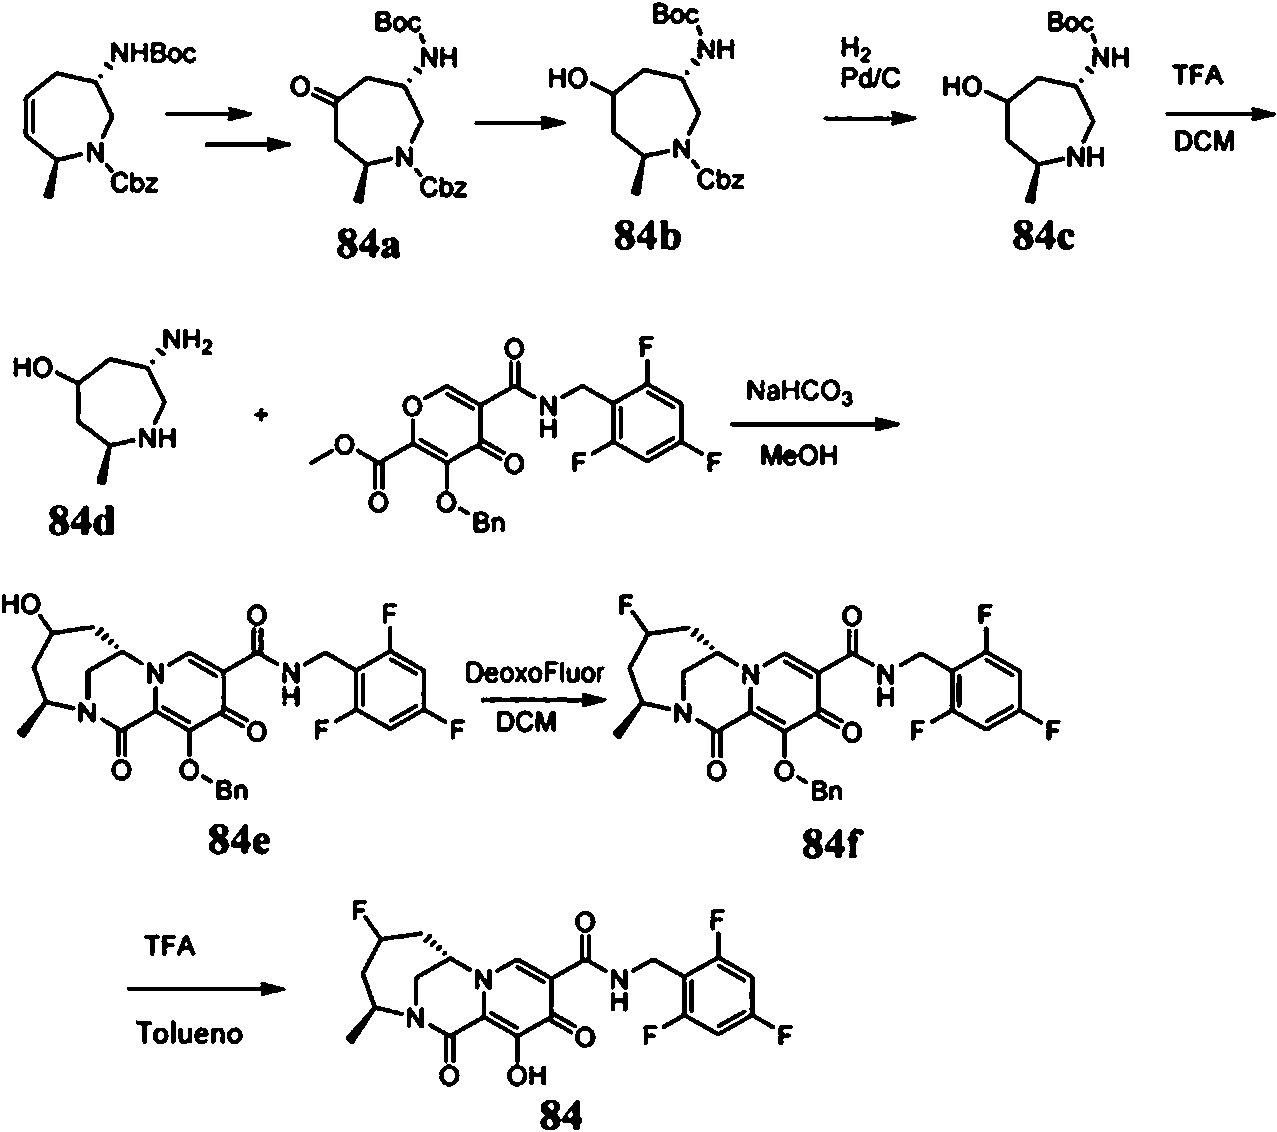
Síntesis de (2S.6S)-6-((terc-butox¡carbon¡lo)am¡no)-2-metil-4-oxoazepane-1-carbox¡lato de bencilo (84a):
[0576] El compuesto del título se sintetizó de manera similar al compuesto 53b-2, usando bencilo (2S,6S)-6-((tercbutoxicarbon¡lo)am¡no)-2-metil-4-oxoazepane-1-carbox¡lato en lugar de (S)-3-(((bencilox¡)carbon¡l)am¡no)-2.3.4.7-tetrahidro-IH-azepina-1-carboxilato de bencilo (42e-1). EM (m/z) 377.1 [M+H]+.
Síntesis de (2S.6S)-6-((terc-butox¡carbon¡l)am¡no)-4-hidrox¡-2-met¡lazepano-1-carbox¡lato de bencilo (84b):
[0577] El compuesto del título se sintetizó de manera similar al compuesto 53c-1 utilizando (2S,6S)-6-((tercbutoxicarbonil)am¡no)-2-met¡l-4-oxoazepano-1-carbox¡lato (84a) en lugar de (S)-3-(((bencilox¡)carbon¡l)amino)-6-oxoazepano-1-carboxilato de bencilo (53b-1). EM (m/z) 378.7 [M+H].
Síntesis de (2S,6S)-6-amino-2-met¡lazepan-4-ol (84d):
[0578] (2S,6S)-6-((terc-butoxicarbon¡l)am¡no)-4-h¡drox¡-2-met¡lazepano-1-carbox¡lato de bencilo (84b) (174 mg. 0.46 mmol) se disolvió en MeOH (5 ml). La reacción se equipó con un globo de hidrógeno y se evacuó y rellenó tres veces. La reacción se agitó vigorosamente a temperatura ambiente durante aproximadamente 17 h bajo presión atmosférica de hidrógeno. A continuación. la mezcla de reacción se filtró a través de un lecho de celite y el filtrado se concentró hasta sequedad. El residuo se puso bajo vacío con manguera durante la noche. Se obtuvo el producto resultante (84c). EM (m/z) 245.0 [M+H].
[0579] El producto bruto de ((3S,7S)-5-hidroxi-7-met¡lazepan-3-¡l)carbamato de terc-butilo (84c) se disolvió en DCM (3 ml) a temperatura ambiente. Se añadió TFA (3 ml). La mezcla de reacción se agitó a temperatura ambiente durante 2 horas. El TFA y el DCM se eliminaron al vacío para proporcionar (2S,6S)-6-amino-2-metilazepan-4-ol crudo que se usó directamente para el siguiente paso. EM (m/z) 145.0 [M+H].
Síntesis de (3S.7S)-12-(benc¡lox¡)-5-h¡drox¡-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azonina-10-carboxam¡da (84e):
[0580] (2S,6S)-6-amino-2-metilazepan-4-ol (84d, 64 mg. 0,444 mmol) y 3-(benciloxi)-4-oxo-5-((2.4.6-trifluorobencil)carbamo¡l)-4H-p¡ran-2-carbox¡lato de metilo (218 mg. 0,488 mmol) se mezclaron con MeOH (5 ml) y se añadió NaHCO3 (1.3 g. 15 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 17 horas. Se añadió LiOH (5 M) (0,44 ml) y la mezcla de reacción se calentó a 60 °C durante 6 horas. La mezcla de reacción se diluyó con EtOAc (10 mL) y se trató con NH4Cl saturado/agua (10 mL). Se separó la fase orgánica. La capa acuosa se extrajo con EtOAc (10 ml). Las fases orgánicas combinadas se lavaron con agua y salmuera. se concentraron y se purificaron en una columna de gel de sílice (0-100 % EtOAc/heptano) para proporcionar el compuesto del título (84e). EM (m/z) 542,15 [M+H]+.
Síntesis de (3S.7S)-12-(benc¡lox¡)-5-fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (84f):
[0581] (3S.7S)-12-(benc¡lox¡)-5-h¡drox¡-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (84e, 90 mg. 0.166 mmol) se d¡solv¡ó en DCM (1.8 ml) a temperatura amb¡ente. Se añad¡ó gota a gota DeoxoFluor (367 mg. 1.66 mmol). La mezcla de reacc¡ón se agitó a temperatura amb¡ente durante 17 horas y luego se d¡luyó con EtOAc (5 ml). La soluc¡ón resultante se vert¡ó con cu¡dado en una soluc¡ón b¡en ag¡tada de NaHCOs/agua a 0 °C. La mezcla b¡fás¡ca resultante se ag¡tó durante 30 m¡n. La fase orgán¡ca se concentró y el res¡duo se pur¡f¡có en placas de TLC preparat¡va con EtOAc/heptano (1/3) para proporc¡onar el compuesto del título (84f). EM (m/z) 544.20 [M+H]+.
Síntes¡s de (3S.7S)-5-fluoro-12-h¡drox¡-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[10-carboxam¡da (84):
[0582] Se mezcló (3S.7S)-12-(benc¡lox¡)-5-fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (84f, 3 mg. 0.0055 mmol) con tolueno (1.7 ml) a temperatura amb¡ente. Se añad¡ó gota a gota TFA (1.76 ml). La mezcla de reacc¡ón se agitó a temperatura amb¡ente durante 17 horas y se concentró hasta sequedad. El res¡duo se recog¡ó en MeOH. Después de f¡ltrar la soluc¡ón. el f¡ltrado se pur¡f¡có med¡ante HPLC preparat¡va (columna. Gem¡n¡ 10p C18 110A. AXI/; 250321.2 mm) eluyendo con 5-100 % de aceton¡tr¡lo en agua (0.1 % TfA) durante 20 m¡nutos para produc¡r el compuesto del título (84). Em (m/z) 454.30 [M+H1+. 1H RMN (400 MHz. aceton¡tr¡lo da) 810.38 (s. 1H). 8.43 (s. 1H). 5.5-5.2 (m. 1H). 5.00 - 4.32 (m. 4H). 3.69 (s. 2H). 2.5-2.1 (m. 4H).
1.25 (d. J = 6.6 Hz. 3H).
Ejemplo 82: (11S)-6-hidroxi-1-metN-5,7-dioxo-N-(2,4,6-trifluorobencM)-1,5,7,11,12,13-hexahidro-4,11-metanopirazolo[4,3-e]pirido[1,2-a][1,4]diazonina-8-carboxamida y (11S)-6-hidroxi-2-metN-5,7-dioxo-N-(2,4,6-trifluorobencil)-2,5,7,11,12,13-hexahidro-4,11-metanopirazolo[4,3-e]pirido[1,2-a][1,4]diazonina-8-carboxamida (85-1 y 85-2):
[0583]

Síntes¡s de (S)-6-(((benc¡lox¡)carbon¡l)am¡no)-2-((d¡met¡lam¡no)met¡len)-3-oxoazepano-1-carbox¡lato de benc¡lo (85a):
[0584] (3S)-3-(benc¡lox¡carbon¡lam¡no)-6-oxo-azepane-1-carbox¡lato de benc¡lo (500 mg. 1.26 mmol) se d¡solv¡ó en EtOH (3.5 ml) a temperatura amb¡ente y se trató con 1.1-d¡metox¡-N.N-d¡met¡l-metanam¡na (DMF-DMA) (3.0 g. 25.2 m¡l¡moles). La mezcla resultante se calentó a 80 °C durante 16 horas. La reacc¡ón se enfr¡ó a temperatura amb¡ente. se concentró y se usó d¡rectamente en el s¡gu¡ente paso. EM (m/z) 452.20 [M+H1+.
Síntes¡s de benc¡lo (S)-6-(((benc¡lox¡)carbon¡l)am¡no)-2-met¡l-5.6.7.8-tetrah¡drop¡razolo[4.3-b1azep¡na-4(2H)-carbox¡lato y benc¡lo (S)-6-(((benc¡lox¡)carbon¡l)am¡no)-1-met¡l-5.6.7.8-tetrah¡drop¡razolo[4.3-b1azep¡na-4(1H)-carbox¡lato (85b-1 y 85b-21
[0585] (S)-6-(((benc¡lox¡)carbon¡l)am¡no)-2-((d¡met¡lam¡no)met¡len)-3-oxoazepano-1-carbox¡lato de benc¡lo (85a) se d¡solv¡ó en EtOH (15.0 ml). se añad¡ó met¡lh¡draz¡na (2.61 g. 56.7 mmol) y la mezcla resultante se calentó a 84 °C durante 2 horas. La mezcla se enfr¡ó a temperatura amb¡ente y se concentró. El res¡duo resultante se d¡luyó con EtOAc. se lavó con soluc¡ón sat. NH4Cl dos veces. se secó sobre sulfato de sod¡o. se f¡ltró y se concentró. El res¡duo se volv¡ó a d¡solver en EtOAc. se mezcló con gel de síl¡ce. se concentró a sequedad y se pur¡f¡có med¡ante cromatografía de fase normal (40 g de gel de síl¡ce. carga seca. EtOAc al 0-100 %/Hexanos y luego MeOH al 0-10 %/EtOAc) para dar el compuestos del título (85b-1 y 85b-2)_como una mezcla de reg¡o¡sómeros. Em (m/z) 435.20 [M+H1+.
Síntes¡s_____de_____(S)-2-met¡l-2.4.5.6.7.8-hexah¡drop¡razolo[4.3-b1azep¡n-6-am¡na_____y_____(S)-1-met¡l-1.4.5.6.7.8-hexah¡drop¡razolo[4.3-b1azep¡n-6-am¡na (85c-1 y 85c-2):
[0586] Una mezcla de (S)-6-(((benc¡lox¡)carbon¡l)am¡no)-2-met¡l-5.6.7.8-tetrah¡drop¡razolo[4.3-b1azep¡na-4(2H)
carboxilato de bencilo y bencilo (S)-6-(((benciloxi)carbonil)amino)-1-5,6,7,8-tetrahidropirazolo[4,3-b1azepina-4(1H)-carboxilato de bencilo (85b-1 y 85b-2, 305 mg) se disolvió en EtOH (20,0 ml) a temperatura ambiente, se añadió Pd/C al 20 % (60,0 mg), y la mezcla resultante se desgasificó y se lavó tres veces con hidrógeno, antes de que se hidrogenara bajo un globo de hidrógeno durante la noche. La reacción se desgasificó y se lavó con nitrógeno, se filtró a través de Celite, la torta del filtro se enjuagó con EtOH y se concentró para dar los compuestos del título (85c-1 y 85c-2), que se usaron en el siguiente paso sin más purificación. EM (m/z) 167,11 [M+H]+.
Síntesis de (11S)-6-h¡drox¡-2-met¡l-5.7-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.5.11.12,13-hexah¡dro-4.11-metanop¡razolo[4.3-e1p¡r¡do[1,2-a1[1.41d¡azon¡na-8-carboxam¡da y (11S)-6-hidroxi-1-metil-5,7-dioxo-N-(2,4,6-trifluorobencil)-1,5,7,11,12,13-hexah¡dro-4.11-metanop¡razolo[4.3-e1p¡r¡do[1,2-a1[1.41d¡azon¡na-8-carboxam¡da (85-1 y 85-2):
[0587] Los compuestos del título se sintetizaron de la misma manera que el compuesto 28, usando (S)-2-metil-2,4,5,6,7,8-hexahidropirazolo[4,3-b1azepin-6-amina o (S)-1-metil-1,4,5,6,7,8-hexahidropirazolo[4,3-b1azepin-6-amina (85c-1 o 85c-2) en lugar de 1,4-oxazepan-6-amina, y 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4Hpiran-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo, con la regioquímica de 85-1 confirmada por 2D-RMN.
[0588] 85-1: EM (m/z) 474,10 [M+H1+. 1H RMN (400 MHz, DMSO-d6) 810,36 (t, J = 5,8 Hz, 1H), 8,59 (s, 1H), 7,81 (s, 1H), 7.28 -7,17 (m, 2H), 4,92 (t, J = 7,9 Hz, 1H), 4,58 (d, J = 5,7 Hz, 2H), 4,09 (dd, J = 14,9, 1,6 Hz, 1H), 3,89 (dd, J = 14,8,2,5 Hz, 1H), 3,73 (s, 3H), 2,83 -2,66 (m, 2H), 2,64 -2,54 (m, 1H), 1,66-1,52 (m, 1H).
[0589] 85-2: EM (m/z) 474,10 [M+H1+. 1H RMN (400 MHz, DMSO-d6) 810,37 (t, J = 5,9 Hz, 1H), 8,58 (s, 1H), 7,41 (s, 1H), 7.28 - 7,16 (m, 2H), 4,94 (t, J = 8,3 Hz, 1H), 4,58 (d, J = 5,8 Hz, 2H), 4,08 (d, J = 14,7 Hz, 1H), 3,88 (d, J = 12,9 Hz, 1H), 3,68 (s, 3H), 2,97 -2,70 (m, 2H), 2,62-2,68 (m, 1H) 1,73-1,56 (m, 1H).
Ejemplo 83: Preparación de (12R)-3-fluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencM)-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida y (12S)-3-fluoro-7-hidroxi-6,8-dioxo-N-(2,4,6-trifluorobencMo))-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazomna-9-carboxamida (86-1 y 86-2):
[0590]

[0591] Los compuestos del título se prepararon de manera similar a los compuestos 43-1 y 43-2 usando 8-fluoro-1,3,4,5-tetrahidro-2H-benzo[b1azepin-2-ona en lugar de 6-fluoro-1,3,4,5-tetrahidro-2H-benzo[b1azepin-2-ona.
[0592] 86-1: EM (m/z) 488,1 [M+H1+. 1H RMN (400 MHz, DMSO-d6) 810,38 (t, J = 5,8 Hz, 1H), 8,59 (s, 1H), 7,39 (m, 1H), 7,29 - 7,15 (m, 4H), 4,89 (m, 1H), 4,59 (m, 2H), 4,15 (dd, J = 14,8,2,0 Hz, 1H), 3,80 (dd, J = 14,8,2,1 Hz, 1H), 2,89 -2,77 (m, 1H), 2,71 (m, 1H), 2,30-2,20 (m, 1H), 2,12-2,01 (m, 1H).
[0593] 86-2: EM (m/z) 488,1 [M+H1+. 1H RMN (400 MHz, DMSO-d6) 810,38 (t, J = 5,8 Hz, 1H), 10,10 (s, 1H), 8,59 (s, 1H), 7,39 (dd, J = 8,5, 6,2 Hz, 1H), 7,29 - 7,20 (m, 2H), 7,24 - 7,10 (m, 2H), 4,93 - 4,86 (m, 1H), 4,59 (d, J = 5,8 Hz, 2H), 4,15 (dd, J = 14,8,2,0 Hz), 1H), 3,80 (dd, J = 14,8,2,1 Hz, 1H), 2,92 -2,77 (m, 1H), 2,77 -2,65 (m, 1H), 2,25 (s, 1H), 2,06 (dd, J = 15,2, 6,7 Hz, 1H).
Ejemplo 84: (12S)-7-hidroxi-2-metil-6,8-dioxo-N-(2,4,6-trifluorobencil)-2,4,6,8,12,13-hexahidro-5,12-metanopirazolo[4,3-f]pirido[1,2-a][1,4]diazonina-9-carboxamida y (12S)-7-hidroxi-1-metil-6,8-dioxo-N-(2,4,6-trifluorobencil)-1,4,6,8,12,13-hexahidro-5,12-metanopirazolo[4,3-f]pirido[1,2-a][1,4]diazonina-9-carboxamida (87-1 y 87-2):
[0594]

[0595] Los compuestos del título se sintetizaron de manera similar a los compuestos 85-1 y 85-2 usando bencilo (3S)-3-(benciloxicarbonilamino)-5-oxo-azepane-1-carboxilato en lugar de bencilo (3S)-3-(benciloxicarbonilamino)-6-oxoazepano-1-carboxilato, y regioquímica basada en la asignación de 85-1 y 85-2.
[0596] 87-1: EM (m/z) 474,10 [M+H]+. 1H RMN (400 MHz, DMSO-da) 810,38 (t, J = 5,8 Hz, 1H), 8,55 (d, J = 19,1 Hz, 1H), 7,58 (s, 1H), 7,30 -7,14 (m, 2H), 5,20 (t, J = 15,6 Hz, 1H), 5,01 (dd, J = 8,0, 5,5 Hz, 1H), 4,58 (d, J = 5,7 Hz, 2H), 4,20 -3,76 (m, 2H), 3,74 -3,63 (m, 4H), 3,53 (dd, J = 16,3, 8,5 Hz, 1H), 2,73 (dd, J = 16,4, 5,5 Hz, 1H).
[0597] 87-2: EM (m/z) 474,16 [M+H]+. 1H RMN (400 MHz, m etano l^) 88,56 (s, 1H), 7,53 (s, 1H), 6,92 (t, J = 8,4 Hz, 2H), 5,43 (d, J = 15,5 Hz, 1H), 4,69 (s, 2H), 4,29 (d, J = 15,6 Hz, 1H), 4,10 -3,95 (m, 1H), 3,90 -3,81 (m, 5H), 3,71 -3,55 (m, 1H), 3,00 -2,82 (m, 1H).
Ejemplo 85: Preparación de (6S)-9,10-difluoro-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencM)-2,7,12,14-tetrahidro-6H- 6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (88):
[0598]

Síntesis de ácido (S)-2-((terc-butox¡carbon¡l)am¡no)-3-(2-c¡ano-4,5-d¡fluorofen¡l)propano¡co (88a):
[0599] A una solución de ácido (S)-2-amino-3-(2-ciano-4,5-difluorofenil)propanoico (0,500 g, 2,21 mmol) y Boc2O (0,724 g, 3,32 mmol) en THF (13 mL), se añadió NaHCO3 (0,680 g, 8,09 mmol) y agua (40 mL). La suspensión se agitó durante la noche a ta. La mezcla de reacción se diluyó con Et2O y las fases se separaron. La fase acuosa se acidificó con HCl 0,5 M y se extrajo con EtOAc (2x). Las fases orgánicas combinadas se lavaron con salmuera, se secaron sobre Na2SO4, se filtraron y se concentraron para dar el compuesto del título, que se usó sin más purificación. EM (m/z) 325,17 [MH]-. Síntesis_______ de_______ (6S)-9,10-difluoro-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencil)-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f1p¡r¡do[1,2-a1[1.41d¡azon¡na-3-carboxam¡da (88):
[0600] El compuesto del título se preparó de manera similar al compuesto 70, usando ácido (S)-2-((tercbutoxicarbonil)amino)-3-(2-ciano-4,5-difluorofenil)propanoico (88a) en lugar de ácido (S)-2-((terc-butoxicarbonil)amino)-3-(2-cianofenilo)propanoico. EM (m/z) 506,20 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,36 (t, J = 5,8 Hz, 1H), 8,51 (s, 1H), 7,41 (dd, J = 11,6, 8,2 Hz, 1H), 7,29 (dd, J = 11,6, 8,2 Hz, 1H), 7,22 (t, J = 8,6 Hz, 2H), 5,47 (d, J = 16,7 Hz, 1H), 4,98 (t, J = 7,1 Hz, 1H), 4,58 (d, J = 5,8 Hz, 2H), 4,44 (d, J = 16,7 Hz, 1H), 3,80 (d, J = 14,5 Hz, 1H), 3,62 (dd, J = 14,8,2,8 Hz, 1H), 3,37 (dd, J = 15,1, 7,3 Hz, 1H), 2,86 (dd, J = 15,2, 7,6 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 8 -109,26 (tt, J = 8,9, 6,3 Hz), -112,59 (t, J = 7,2 Hz), -141,08 (ddd, J = 20,0, 11,1, 8,3 Hz), -141,92 (dt, J = 21,0, 10,0 Hz).
Ejemplo 86: Preparación de (6S)-N-(2,4-difluorobencil)-9,10-difluoro-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (89):
[0601]

[0602] El compuesto del título se preparó de manera similar al compuesto 88, usando 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato. EM (m/z) 488,17 [M+H]+. 1H RMN (400 MHz, DMSO-da) 8 10,31 (t, J = 5,9 Hz, 1H), 8,52 (s, 1H), 7,42 (ddt, J = 11,7, 7,6, 3,7 Hz, 2H), 7,31 - 7,23 (m, 2H), 7,07 (td, J = 7,8,2,2 Hz, 1H), 5,47 (d, J = 16,7 Hz, 1H), 5,00 (t, J = 7,3 Hz, 1H), 4,56 (d, J = 5,7 Hz, 2H), 4,44 (d, J = 16,7 Hz, 1H), 3,80 (d, J = 14,6 Hz, 1H), 3,62 (dd, J = 14,7, 2,8 Hz, 1H), 3,38 (dd, J = 15,1, 7,3 Hz, 1H), 2,87 (dd, J = 15,1, 7,5 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 8 -112,37 (q, J = 7,7 Hz), -114,99 (q, J = 8,7 Hz), -141,07 (dt, J = 20,8,9,9 Hz), -141,90 (dd, J = 22,7, 10,5 Hz).
Ejemplo 87: Preparación de (12R)-N-(3-doro-2,4-difluorobencM)-3-fluoro-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidrol2H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonina-9-carboxamida y (12S)-N-(3-doro-2,4-difluorobencM)-3-fluoro-7-hidroxi-6,8-dioxo-6,8,13,14-tetrahidro-12H-5,12-metanobenzo[e]pirido[1,2-a][1,4]diazonma-9-carboxamida (90- 1 y 90-2):
[0603]

[0604] Los compuestos del título se prepararon de manera similar a los compuestos 86-1 y 86-2, utilizando 3-(benciloxi)-5-((3-cloro-2,4-difluorobencilo)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de metil 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato.
[0605] 90-1: EM (m/z) 504,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 87,33 (m, 3H), 7,14 (m, 3H), 4,79 (m, 1H), 4,58 (m, 2H), 3,97 (m, 1H), 3,75 (m, 1H), 2,74 (m, 2H), 2,23 (m, 1H), 2,00 (m, 1H).
[0606] 90-2: EM (m/z) 504,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 87,32 (m, 3H), 7,14 (m, 3H), 4,80 (m, 1H), 4,58 (m, 2H), 4,00 (m, 1H), 3,75 (m, 1H), 2,74 (m, 2H), 2,23 (m, 1H), 2,00 (m, 1H).
Ejemplo 88: Preparación de (4S,7S)-12-hidroxi-4-metoxi-1,11-dioxo-N-(2,4,6-trifluorobendl)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (91):
[0607]

Síntesis_____ de_____ (4S.7S)-12-(benc¡lox¡)-4-metox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (91a):
[0608] NaH (60 %, 3,3 mg) se añadió a una solución de (4S,7S)-12-(benciloxi)-4-hidroxi-1,11-dioxo-N-(2,4,6-tr¡fluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡rido[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (79b-1,11 mg, 0,021
mmol) en DMF (1 mL), a 0 °C. Después de 20 minutos, se añadió Mel (7 ml, 0,027 mmol, 1,3 eq.) y la reacción se agitó a 0 °C durante 20 minutos. El crudo de reacción se diluyó con EtOAc y se lavó con solución sat. solución de NaHCO3. La capa orgánica se concentró y se purificó mediante HPLc preparativa, eluyendo con acetonitrilo al 10-60 % (TFA al 0,1 %) en agua (TFA al 0,1 %) para dar el compuesto del título. Em (m/z) 542,27 [M+H]+.
Síntesis______ de______ (4S,7S)-12-hidroxi-4-metoxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (91):
[0609] Se añadió TFA (0,5 ml) a una solución de (4S,7S)-12-(benciloxi)-4-metoxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (91a, 2 mg) en tolueno (0,5 ml). La reacción se agitó a temperatura ambiente durante una hora. La mezcla de reacción se concentró, se purificó mediante HPLC preparativa, eluyendo con acetonitrilo en agua al 10-60 % (TFA al 0,1 %) para proporcionar el compuesto del título (91). EM (m/z) 452,22 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 88,39 (d, J = 7,4 Hz, 1H), 6,87 (t, J = 8,5 Hz, 1H), 6,68 (t, J = 8,5 Hz, 1H), 4,88 -4,51 (m, 2H), 4,37 -4,21 (m, 1H), 3,84 (d, J = 14,9 Hz, 1H), 3,71 (s, 1H), 3,60 -3,46 (m, 1H), 3,30 (d, J = 36,8 Hz), 3H), 2,11 (s, 2H), 1,92-1,76 (m, 2H).
Ejemplo 89: Preparación de (6R) y (6S)-N-(2,4-difluorobencN)-10,11-difluoro-1-hidroxi-2,14-dioxo-2,6,7,14-tetrahidro- 6,13-metanobenzo[b]pirido[2,1-f][1,4,7]oxadiazonina-3-carboxamida (92-1,92-2):
[0610]

Síntesis de 2-am¡no-4,5-d¡fluorofenol (92b):
[0611] Se añadió lentamente Pd/C al 10 % a una solución de 4,5-difluoro-2-nitrofenol (92a, 20 g, 114,2 mmol) en etanol (200 ml) en atmósfera inerte en un aparato parr y se hidrogenó a 30 psi a temperatura ambiente durante 16 h. El progreso de la reacción se controló por TLC (EtOAc al 30% en éter de petróleo). La mezcla de reacción se filtró a través de una capa de celite y la capa de celite se lavó con etanol. El filtrado se concentró a presión reducida para dar un residuo bruto tratado con EtOAc al 5% en hexano para dar 2-amino-4,5-difluorofenol (92b). EM (m/z) 146,13 [M+H]+.
Síntesis de ^^-difluoro^-hidroxifenihcarbamato de terc-butilo (92c):
[0612] Se añadió anhídrido Boc (136,45 mmol, 31,3 ml, 1,5 equivalentes) a una solución agitada de 2-amino-4,5-difluorofenol (92b) (90,96 mmol, 13,20 g) en THF (132 ml) a temperatura ambiente. La mezcla de reacción resultante se agitó a 60 °C durante 16 h. La mezcla de reacción se concentró al vacío y se purificó mediante cromatografía en columna (usando gel de sílice 100-200, EtOAc al 8 %/hexano como eluyente) para obtener ^^-difluoro^-hidroxifeni^carbamato
de terc-butilo (92c). EM (m/z) 244,16 [M+H]+.
Síntesis de 7.8-d¡fluoro-3-met¡leno-3.4-d¡h¡drobenzo[b1[1,41oxazep¡na-5(2H)-carbox¡lato de terc-butilo (92d):
[0613] NaH (60 % en ace¡te, 158,5 mmol. 6.3 g. 2.4 equ¡v) en una porc¡ón a una soluc¡ón ag¡tada de 3-cloro-2-(cloromet¡l)prop-1-eno (79.5 mmol. 9.2 ml, 1.2 equ¡v) en DMF (178 ml) a 0 °C. A la mezcla de reacc¡ón se añad¡ó gota a gota una soluc¡ón de (4,5-d¡fluoro-2-h¡drox¡fen¡l)carbamato de terc-but¡lo (92c, 66.23 mmol. 16.2 g) en THF (162 ml) a 5 10 °C. La mezcla de reacc¡ón resultante se ag¡tó a ta durante 3 h. La mezcla se d¡luyó con agua fría y se extrajo dos veces con MTBE. La capa orgán¡ca comb¡nada se lavó con salmuera. se secó sobre Na2SO4, se concentró y se pur¡f¡có por cromatografía en columna (usando gel de síl¡ce 100-200, eluyente EtOAc al 5 %/hexano) para obtener terc-but¡l 7,8-d¡fluoro-3-met¡leno-3,4-d¡h¡drobenzo[b][1,4]oxazep¡na-5(2H)-carbox¡lato (92d). EM (m/z) 298,24 [M+H]+.
Síntes¡s de 7.8-d¡fluoro-3-oxo-3.4-d¡h¡drobenzo[b1[1,41oxazep¡na-5(2H)-carbox¡lato de terc-but¡lo (92e):
[0614] Se burbujeó gas ozono a través de una soluc¡ón de 7,8-d¡fluoro-3-met¡len-3,4-d¡h¡drobenzo[b][1,4]oxazep¡na-5(2H)-carbox¡lato de terc-but¡lo (92d, 30,45 mmol. 12 g) en DCM (1800 ml) a -78 °C hasta que pers¡st¡ó el color azul. Luego. el oxígeno gaseoso pasó a través de la mezcla de reacc¡ón para el¡m¡nar el exceso de O3 hasta que la soluc¡ón se volv¡ó ¡ncolora. A la mezcla de reacc¡ón se añad¡ó sulfuro de d¡met¡lo a -78 °C. La mezcla de reacc¡ón resultante se ag¡tó a ta durante 16 h. La mezcla de reacc¡ón se concentró y se pur¡f¡có med¡ante cromatografía en columna (usando gel de síl¡ce 100-200, EtOAc al 10 %/Hexano) para obtener terc-but¡l 7.8-d¡fluoro-3-oxo-3.4-d¡h¡drobenzo[b1[1.41oxazep¡na-5(2H)-carbox¡lato (92e). 1H RMN (400 MHz, cloroformo-d) 87,52 - 7,47 (m. 1H). 7,26-7,22 (m. 1H). 4,63 (s. 2H). 4.39 (s. 2H).
1,40 (s. 9H).
Síntes¡s de 3-(benc¡lam¡no)-7.8-d¡fluoro-3.4-d¡h¡drobenzo[b1[1.41oxazep¡na-5(2H)-carbox¡lato de terc-but¡lo (92f):
[0615] Benc¡lam¡na (53,5 mmol. 5,83 ml. 2 equ¡valentes) y ác¡do acét¡co (2,96 ml) se añad¡eron a una soluc¡ón ag¡tada de terc-but¡l 7.8-d¡fluoro-3-oxo-3.4-d¡h¡drobenzo[b1[1.41oxazep¡na-5(2H)-carbox¡lato (92e, 26,73 mmol. 8 g) en d¡cloroetano (80 ml) y se ag¡tó a ta durante 30 m¡n. Se añad¡ó tr¡acetox¡boroh¡druro de sod¡o (53,46 mmol. 11,3 g. 2 equ¡valentes) en una porc¡ón en atmósfera de N2 y la soluc¡ón resultante se ag¡tó a ta durante 2 h. La masa de reacc¡ón se enfr¡ó a 0 °C y se ¡nact¡vó con agua fría y se d¡luyó con d¡clorometano. La capa orgán¡ca se separó y la capa acuosa se extrajo con d¡clorometano. La capa orgán¡ca comb¡nada se lavó con soluc¡ón de salmuera. se secó sobre Na2SO4 anh¡dro, se f¡ltró y se evaporó. El crudo se pur¡f¡có por columna sobre gel de síl¡ce (malla 100-200) con EtOAc al 20 % en éter de petróleo para dar terc-but¡l 3-(benc¡lam¡no)-7,8-d¡fluoro-3,4-d¡h¡drobenzo[b][1,4]oxazep¡na-5(2H)-carbox¡lato (92f). e M (m/z) 391,37 [M+H]+.
Síntes¡s de 3-am¡no-7.8-d¡fluoro-3.4-d¡h¡drobenzo[b1[1.41oxazep¡na-5(2H)-carbox¡lato de terc-but¡lo (92 g):
[0616] 10 % Pd/C (1.0 g) se añad¡ó lentamente a una soluc¡ón ag¡tada de 3-(benc¡lam¡no)-7,8-d¡fluoro-3.4-d¡h¡drobenzo[b1[1.41oxazep¡na-5(2H)-carbox¡lato de terc-but¡lo (92f, 13,3 mmol. 5.2 g) en metanol (52 ml) en atmósfera ¡nerte. La mezcla de reacc¡ón se ag¡tó a ta bajo la pres¡ón de un globo de gas h¡drógeno durante 16 h. La mezcla de reacc¡ón se f¡ltró a través de una capa de cel¡te. La capa de cel¡te se lavó con metanol y el f¡ltrado se concentró y pur¡f¡có por columna sobre gel de síl¡ce (usando gel de síl¡ce 100-200, MeOH al 3 % en DCM). para dar 3-am¡no-7,8-d¡fluoro-3 de terc-but¡lo.,4-d¡h¡drobenzo[b][1,4]oxazep¡na-5(2H)-carbox¡lato (92 g). EM (m/z) 301,15 [m H]+.
[0617] Se separaron 92 g en enant¡ómeros ¡nd¡v¡duales med¡ante HPLC qu¡ral (cromatografía SFC en IG 4,6x100 mm 5 m¡c eluyendo con EtOH-NH3 al 15 %, caudal de 3 ml/m¡n, 100 bares. 40 °C, 5 uL) para proporc¡onar 92g-1 y 92g-2.
Síntes¡s de 3-(3-(benc¡lox¡)-5-((2.4-d¡fluorobenc¡l)carbamo¡l)-2-(metox¡carbon¡l)-4-oxop¡r¡d¡n-1(4H)-¡l)-7,8-d¡fluoro-3.4-d¡h¡drobenzo[b1[1.41oxazep¡na-5(2H)-carbox¡lato de terc-but¡lo (92i-1):
[0618] Una mezcla de 3-am¡no-7,8-d¡fluoro-3,4-d¡h¡dro-2H-1,5-benzoxazep¡na-5-carbox¡lato de terc-but¡lo (92g-1, 0,200 g. 0,666 mmol). 3-benc¡lox¡-5-[(2,4-d¡fluorofen¡l) met¡lcarbamo¡l]-4-oxo-p¡rano-2-carbox¡lato de met¡lo (92h. 286 mg. 0,666 mmol) y b¡carbonato de sod¡o (559 mg. 6,66 mmol) en agua (10 ml) y MeOH (25 ml) se ag¡tó a ta. Después de 2 horas. la mezcla se concentró. el res¡duo se d¡luyó con agua (40 mL) y el producto se extrajo con acetato de et¡lo (40 mL x 3). Los extractos orgán¡cos se comb¡naron, se secaron con sulfato de magnes¡o y se concentraron. El producto bruto se usó para la s¡gu¡ente reacc¡ón s¡n pur¡f¡cac¡ón ad¡c¡onal, supon¡endo un rend¡m¡ento del 100 %. EM (m/z) 711,95 [M+H]+.
Síntes¡s de 3-(benc¡lox¡)-1-(7.8-d¡fluoro-2.3.4.5-tetrah¡drobenzo[b1[1.41oxazep¡n-3-¡l)-5-((2.4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-1.4-d¡h¡drop¡r¡d¡n-2-carbox¡lato de met¡lo (92j-1):
[0619] A una soluc¡ón del 3-[3-benc¡lox¡-5-[(2.4-d¡fluorofen¡l)met¡lcarbamo¡l1-2-metox¡carbon¡l-4-oxo-1-p¡r¡d¡l1-7.8-d¡fluoro-3,4-d¡h¡dro-2H-1,5-benzoxazep¡na-5-carbox¡lato (92i-1,0,473 g. 0,665 mmol) en DCM (3 mL) se añad¡ó HCl4N (4 M. 1,64 mL, 6,57 mmol) en d¡oxano y la soluc¡ón se ag¡tó a temperatura amb¡ente durante 2 horas. La soluc¡ón se concentró y el producto bruto se usó poster¡ormente s¡n más pur¡f¡cac¡ón. EM (m/z) 611,98 [M+H]+.
N-(2.4-d¡fluorobenc¡l)-10.11-d¡fluoro-1-h¡drox¡-2.14-d¡oxo-2.6.7.14-tetrah¡dro-6.13-metanobenzo[b1p¡r¡do[2.1f1[1.4.71oxad¡azon¡na-3-carboxam¡da (92-1):
[0620] El 3-benc¡lox¡-5-[(2.4-d¡fluorofen¡l)met¡lcarbamo¡l1-1-(7.8- d¡fluoro-2,3,4,5-tetrah¡dro-1,5-benzoxazep¡n-3-¡l)-4-oxop¡r¡d¡n-2-carbox¡lato de met¡lo (92j-1,0,406 g, 0,664 mmol) se d¡solv¡ó en metanol (50 mL). A la soluc¡ón se añad¡ó DBU (0,505 g, 3,32 mmol) y la soluc¡ón resultante se ag¡tó a 50 °C. Después de 2 horas, se concentró el crudo. El res¡duo se d¡solv¡ó en DCM (1 ml) y se pur¡f¡có med¡ante una columna de gel de síl¡ce (40 g) eluyendo con DCM/MeOH para dar 1-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-10.11-d¡fluoro-2.14-d¡oxo-2.6.7.14-tetrah¡dro-6.13-metanobenzo[b1p¡r¡do[2.1-f][1,4,71oxad¡azon¡na-3-carboxam¡da (92k-1). EM (m/z) 580,01 [M+H]+.
[0621] Después, el producto (92k -1) se d¡luyó en tolueno (5 ml) y se añad¡ó TFA (5 ml). La reacc¡ón se ag¡tó durante la noche. La mezcla se concentró, se diluyó en MeOH, se f¡ltró y se pur¡f¡có med¡ante cromatografía en columna de fase ¡nversa, eluyendo con 0-100 % de aceton¡tr¡lo/agua (0,1 % de t Fa ) para proporc¡onar N-[(2,4-d¡fluorofen¡l)met¡l]-4,5-d¡fluoro-15-h¡drox¡-14.17-d¡oxo-8-oxa-1.11-d¡azatetrac¡clo[8.7.1.02.7.011.161octadeca-2(7).3.5.12.15-pentaeno-13-carboxam¡da (92-1). EM (m/z) 488,38 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,06 (s, 1H), 8,44 (s, 1H), 7,46 - 7,31 (m, 2H), 7,20 - 7,06 (m, 1H), 7,01 - 6,92 (m, 1H), 6,87 - 6,77 (m, 2H), 4,69 (s, 1H), 4,65 (d, J = 6,3 Hz, 2H), 4,22 - 4,10 (m, 2H), 4,07 -3,92 (m, 2H).
[0622] 92-2 se h¡zo de manera s¡m¡lar a 92-1, usando 92g-2 en lugar de 92g-1.
[0623] EM (m/z) 490,16 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,06 (s, 1H), 8,44 (s, 1H), 7,46 -7,32 (m, 2H), 7,02 -6,92 (m, 1H), 6,87 -6,72 (m, 2H), 4,77 -4,56 (m, 4H), 4,21 -4,09 (m, 2H), 4,08 -3,96 (m, 1H), 3,11 (dd, J = 7,4, 4,9 Hz, 1H).
Ejemplo 90: Preparación de 6S,7R)-6-etil-6,12-dihidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (93):
[0624]

[0625] El compuesto del título se s¡ntet¡zó de manera s¡m¡lar al compuesto 77, usando 3-(benc¡lox¡)-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbamo¡l)-4H-p¡ran-2-carbox¡lato de met¡lo en lugar de 3-(benc¡lox¡)-5-((2,4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato. EM (m/z) 466,46 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,46 (t, J = 5,8 Hz, 1H), 8,24 (s, 1H), 7,27 - 7,14 (m, 2H), 4,64 -4,46 (m, 2H), 4,21 (s, 1H), 4,11 (dt, J = 12,8,8,6 Hz, 1H), 3,82 (dd, J = 15,3, 2,9 Hz, 1H), 3,68 (dd, J = 15,2, 1,8 Hz, 1H), 3,14 -2,93 (m, 1H), 1,76 (dt, J = 17,2, 8,5 Hz, 3H), 1,55 (dt, J = 14,3, 6,9 Hz, 2H), 1,09 (dd, J = 14,6, 11,8 Hz, 1H), 0,88 (t, J = 7,3 Hz, 3H).
Ejemplo 91: Preparación de (6R)-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencil)-2,6,7,14-tetrahidro-6,13-metanobenzo[b] pirido[2,1-f][1,4,7]tiadiazonina-3-carboxamida (94):
[0626]

[0627] El compuesto del título se preparó de manera s¡m¡lar al compuesto 43-1, usando (R)-(4-oxo-2,3,4,5-tetrah¡drobenzo[b][1,4]t¡azep¡n-3-¡l)carbamato de terc-but¡lo (Preparac¡ón orgán¡ca y proced¡m¡entos ¡nternac¡onales, 34(4), 405-415, 2002) en lugar de 6-fluoro-2-oxo-2,3,4,5-tetrah¡dro-1H-benzo[b]azep¡n-3-¡l)carbamato (43c). EM (m/z) 488,1 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,33 (s, 1H), 8,53 (s, 1H), 7,54 (ddd, J = 10,7, 7,8,1,4 Hz, 2H), 7,43 -7,34 (m, 1H), 7,31 (dd, J = 7,7, 1,4 Hz, 1H), 6,66 (t, J = 8,1 Hz, 2H), 4,77 (s, 1H), 4,67 (tt, J = 14,5, 7,1 Hz, 2H), 4,29 -4,12 (m, 2H), 3,39 (dd, J = 15,3,4,5 Hz, 1H), 3,24 (dd, J = 15,3, 6,0 Hz, 1H).
Ejemplo 92: Preparación de (6R)-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencil)-2,6,7,14-tetrahidro-6,13-metanobenzo[b]pirido [2,1-f][1,4,7]tiadiazonina-3-carboxamida 8-óxido (95):
[0628]

Síntesis de (6R)-1-(benc¡lox¡)-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.14-tetrah¡dro-6.13-metanobenzo[b1p¡r¡do[2.1-f1[1.4.71t¡ad¡azon¡na-3-carboxam¡da (95a):
[0629] El compuesto del título se preparó de manera s¡m¡lar al compuesto 94 y se aisló como el alcohol proteg¡do con benc¡lo. antes de la desprotecc¡ón con TFA.
Síntes¡s de (6R)-1-(benc¡lox¡)-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.14-tetrah¡dro-6.13-metanobenzo[b1p¡r¡do[2.1-f1[1.4.71t¡ad¡azon¡na-3-carboxam¡da 8-óx¡do y (6R)-1-(benc¡lox¡)-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.14-tetrah¡dro-6.13-metanobenzo[b1p¡r¡do[2.1-f1[1.4.71t¡ad¡azon¡na-3-carboxam¡da 8.8-d¡óx¡do (95b-1 y 95b- 2):
[0630] En la soluc¡ón de (6R)-1-(benc¡lox¡)-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.14-tetrah¡dro-6.13-metanobenzo[b1p¡r¡do[2.1-f][1.4.71t¡ad¡azon¡na-3-carboxam¡da (95a, 135 mg. 0.235 mmol) en MeOH (16 mL). se añad¡ó una soluc¡ón de Oxona (395 mg) en agua (10 ml) a ta. Después de 1 hora. se el¡m¡nó el solvente y se extrajo con acetato de etilo (100 ml). Después de el¡m¡nar el d¡solvente. el res¡duo se pur¡f¡có med¡ante una columna de gel de síl¡ce para proporc¡onar los compuestos del título (95b-1 y 95b-2). 95b-1: EM (m/z) 594.1 [M+H1+; 95b-2: EM (m/z) 610.1 [M+H1+.
Síntes¡s de (6R)-1-h¡drox¡-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.14-tetrah¡dro-6.13-metanobenzofb1p¡r¡do[2.1-f1[1.4.71t¡ad¡azon¡na-3-carboxam¡da 8-óx¡do (95):
[0631] A una soluc¡ón de (6R)-1-(benc¡lox¡)-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.6.7.14-tetrah¡dro-6.13-metanobenzo[b1p¡r¡do[2.1-f][1.4.71t¡ad¡azon¡na-3-carboxam¡da 8-óx¡do (95a-1,78 mg. 0.131 mmol) en tolueno (4 ml). se añad¡ó TFA (1 ml) a ta. Después de ag¡tar durante la noche. se el¡m¡naron el d¡solvente y el exceso de TFA y el res¡duo se pur¡f¡có med¡ante HPLC preparat¡va para proporc¡onar el compuesto del título (95). EM (m/z) 504.1 [M+H1+. 1H RMN (400 MHz. cloroformo-d) 810.08 (s. 1H). 8.60 (s. 1H). 7.86 (d. J = 7.4 Hz. 1H). 7.66 (dt. J = 11.3. 3.7 Hz. 3H). 7.21 -7.13 (m. 1H). 7.14 - 7.08 (m. 1H). 6.67 (t. J = 8.1 Hz. 2H). 5.03 (s. 1H). 4.68 (d. J = 5.8 Hz. 2H). 4.35 - 4.28 (m. 1H). 3.88 (dd. J = 14.3.4.4 Hz. 1H). 3.39 (dd. J = 14.3. 5.9 Hz. 1H).
Ejemplo 93: Preparación de (6R)-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencM)-2,6,7,14-tetrahidro-6,13-metanobenzo[b]pirido [2,1-f][1,4,7]tiadiazonina-3-carboxamida 8,8-dióxido (96):
[0632]

[0633] El compuesto del titulo se preparó de manera s¡m¡lar al compuesto 95, usando (6R)-1-(benc¡lox¡)-2.14-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-2,6,7,14-tetrah¡dro-6,13-metanobenzo[b]p¡r¡do[2,1-f][1,4,7]t¡ad¡azon¡na-3-carboxam¡da 8.8-d¡óx¡do (95b-2) en lugar de (6R)-1-(benc¡lox¡)-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡lo))-2.6.7.14-tetrah¡dro-6.13-metanobenzo[b]p¡r¡do[2,1-f][1,4,7]t¡ad¡azon¡na-3-carboxam¡da 8-óx¡do (95b-1). EM (m/z) 520.1 [M+H1+.1H RMN (400 MHz. cloroformo-d) 810.16 (s. 1H). 8.61 (s. 1H). 8.12 (d. J = 7.8 Hz. 1H). 7.78 (d. J = 7.6 Hz. 1H). 7.73 (d. J = 7.7 Hz. 1H). 7.66 (t. J = 7.8 Hz. 1H). 6.67 (t. J = 8.1 Hz. 2H). 4.90 (s. 1H). 4.68 (t. J = 4.7 Hz. 2H). 4.48 (d. J = 15.0 Hz. 1H). 4.15 (d. J = 15.1 Hz. 1H). 3.89 (s. 2H).
Ejemplo 94: Preparación de (6S)-N-(3-cloro-2,4-difluorobencM)-1-hidroxi-2,15-dioxo-2,6,7,8,9,15-hexahidro-6,14-metanobenzo[e]pirido[1,2-a][1,4]diazecina-3-carboxamida y (6R)-N-(3-cloro-2,4-difluorobencM)-1-hidroxi-2,15-dioxo-2,6,7,8,9,15-hexahidro-6,14-metanobenzo[e]pirido[1,2-a][1,4]diazecina-3-carboxamida (97-1 y 97-2):
[0634]

[0635] Los compuestos del título se prepararon de manera similar a los compuestos 80-1 y 80-2, utilizando 3-(benciloxi)-5-((3-doro-2,4-difluorobencN)carbamoNo)-4-oxo-4H-piran-2-carboxNato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo.
[0636] 97-1: EM (m/z) 500,21 [M+H]+. 1H RMN (400 MHz, metanol-d^ 88,52 (s, 1H), 7,44 -7,27 (m, 5H), 7,09 (td, J = 8,7, 1.6 Hz, 1H), 4,77 (s, 1H), 4,67 (s, 2H), 4,50 -4,39 (m, 1H), 3,95 (d, J = 14,6 Hz, 1H), 3,17 -2,94 (m, 2H), 2,59 -2,45 (m, 1H), 2,17 -2,05 (m, 1H), 1,92 (t, J = 9,9 Hz, 2H).
[0637] 97-2: EM (m/z) 500,21 [M+H]+. 1H RMN (400 MHz, m etano l^) 88,52 (s, 1H), 7,44 - 7,27 (m, 5H), 7,09 (td, J = 8,7, 1.6 Hz, 1H), 4,77 (s, 1H), 4,67 (s, 2H), 4,50 - 4,39 (m, 1H), 3,95 (d, J = 14,6 Hz, 1H), 3,17 -2,94 (m, 2H), 2,59 -2,45 (m, 1H), 2,17 -2,05 (m, 1H), 1,92 (t, J = 9,9 Hz, 2H).
Ejemplo 95: Preparación de (3S, 7Sj-12-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (98):
[0638]

[0639] El compuesto del título se sintetizó de manera similar al compuesto 52-1,utilizando 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato. EM (m/z) 418,23 [M+H]+. 1H RMN (400 MHz, metanol-d4) 88,46 (s, 1H), 7,41 (td, J = 8,5, 6,3 Hz, 1H), 7,02 - 6,84 (m, 2H), 4,72 - 4,63 (m, 1H), 4,61 (s, 2H), 4,60 - 4,52 (m, 1H), 3,75 (t, J = 1,6 Hz, 2H), 2,15 (td, J = 15,7, 14,9, 7,9 Hz, 2H), 1,93 (ddt, J = 18,8,15,6, 4,3 Hz, 1H), 1,74 (ddt, J = 15,3, 7,7, 3,9 Hz, 1H), 1,51 (dt, J = 14,8,11,1 Hz, 1H), 1,27 (d, J = 6,7 Hz, 3H)), 1,22-1,04 (m, 1H). 19F RMN (376 MHz, metanol-d4) 8 -78,28, -113,93 (ddd, J = 15,4, 8,5, 6,7 Hz), -116,86 (q, J = 8,4 Hz).
Ejemplo 96: Preparación de (7S)-12-hidroxi-6-metoxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7R)-12-hidroxi-6-metoxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (99-1 y 99-2):
[0640]

Síntesis de 12-(benc¡lox¡)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxilato (99a):
[0641] Se preparó 12-(benc¡lox¡)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-et¡lo-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carbox¡lato de manera s¡m¡lar al compuesto 28a, usando d¡h¡drobromuro de 3-am¡noazepan-4-ol en lugar de 1.4-oxazepan-6-am¡na y 3-(benc¡lox¡)-4-oxo-4H-p¡ran-2.5-d¡carbox¡lato de d¡et¡lo en lugar de 3-(benc¡lox¡)-5-((3-cloro-2.4-d¡fluorobenc¡lo))carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo. luego s¡ga la ox¡dac¡ón de DMP y la reducc¡ón de NaBH4 (selectivamente) para produc¡r 99a como una mezcla racém¡ca. EM (m/z) 413.24 [M+H]+.
Síntes¡s de ác¡do 12-(benc¡lox¡)-6-metox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxíl¡co (99b):
[0642] (6R)-12-(benc¡lox¡)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carbox¡lato de etilo (99a, 255 mg. 0.62 mmol) se d¡solv¡ó en DMF seco (10 ml) y se enfr¡ó a 0 °C. Se añad¡ó NaH (d¡spers¡ón al 60 % en ace¡te m¡neral. 50 mg. 1.24 mmol) y la mezcla se ag¡tó durante 30 m¡n. antes de añad¡r yodometano (0.077 ml.
1.24 mmol). La mezcla de reacc¡ón se ag¡tó a 0 °C durante 20 m¡n. luego se ¡nact¡vó con NH4Cl acuoso saturado y se extrajo con EtOAc. Los extractos orgán¡cos comb¡nados se secaron sobre MgSO4. se futraron y se concentraron. El res¡duo se pur¡f¡có med¡ante RP-HPLC eluyendo con ACN/agua (con TFA al 0.1 %) para proporc¡onar 12-(benc¡lox¡)-6-metox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carbox¡lato de et¡lo. Este producto se ag¡tó con L¡OH (67 mg. 1.6 mmol) en THF/MeOH/agua (3 ml/2 ml/1 ml). Después de 20 m¡nutos. el pH se ajustó a 3 con ác¡do clorhídr¡co 1 N y el producto se extrajo en EtOAc. Los extractos orgán¡cos comb¡nados se secaron sobre MgSO4. se f¡ltraron y se concentraron a sequedad para dar el producto del título (99b). que se llevó adelante s¡n pur¡f¡cac¡ón ad¡c¡onal. EM (m/z) 399.22 [M+H1+.
Síntes¡s de 12-(benc¡lox¡)-6-metox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (99c):
[0643] Ác¡do 12-(benc¡lox¡)-6-metox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxíl¡co (99b, 115 mg. 0.29 mmol) y HATU (219 mg. 0.58 mmol) en 5 ml de cloruro de met¡leno se ag¡tó a temperatura amb¡ente m¡entras se añadía lentamente N.N-d¡¡soprop¡let¡lam¡na (0.25 ml. 1.44 mmol). segu¡do de la ad¡c¡ón lenta de (2.4.6-tr¡fluorofen¡l)metanam¡na (46.5 mg. 0.29 mmol) en 0.2 ml de DMF. Una vez completada la reacc¡ón. la mezcla se repart¡ó entre cloruro de met¡leno y agua. La capa orgán¡ca se separó y se lavó con salmuera. se secó sobre MgSO4. se f¡ltró y se concentró. El res¡duo se pur¡f¡có med¡ante HPLC preparator¡a eluyendo con (MeCN/agua con TFA al 0.1 %) y se l¡of¡l¡zó para proporc¡onar el compuesto del título (99c). EM (m/z) 542.32 [M+H1+.
Síntes¡s de (7S) y (7R)-12-h¡drox¡-6-metox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (99-1 y 99-2):
[0644] 12-(benc¡lox¡)-6-metox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (98c) se separó en sus d¡astereo¡sómeros ¡nd¡v¡duales med¡ante cromatografía SFC preparat¡va en una columna OD-H ut¡l¡zando el cod¡solvente EtOH-NH3. Los enant¡ómeros separados se d¡solv¡eron en 1.5 ml de tolueno y 1.5 ml de TFA y se ag¡taron a temperatura amb¡ente durante 1 hora. Después de la concentrac¡ón. la pur¡f¡cac¡ón med¡ante HPLC preparator¡a eluyendo con (MeCN/agua con TFA al 0.1 %) proporc¡onó los compuestos del título.
[0645] 99-1: EM (m/z) 452.18 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 8 10.71 (s. 1H). 10.40 (t. J = 5.8 Hz. 1H). 8.24 (s.
1H). 7.20 (q. J = 8.7 Hz. 2H). 4.87 (s. 1H). 4.56 (d. J = 5.7 Hz. 2H). 4.20 - 4.10 (m. 1H). 3.94 -3.85 (m. 1H). 3.63 (d. J =
15,1 Hz, 1H), 3,53 (d, J = 11,4 Hz, 1H), 3,33 (s, 1H), 3,12 (dd, J = 13,0, 7,4 Hz, 1H), 1,89 (d, J = 12,3 Hz, 2H), 1,81 (s, 1H), 0,87 (t, J = 12,1 Hz, 1H).
[0646] 99-2: EM (m/z) 452,19 [M+H]+. 1H RMN (400 MHz, DMSO-da) 8 10,71 (s, 1H), 10,40 (t, J = 5,8 Hz, 1H), 8,24 (s, 1H), 7,28 - 7,15 (m, 2H), 4,87 (s, 1H), 4,56 (d, J = 5,8 Hz, 2H), 4,20 - 4,08 (m, 1H), 3,90 (dd, J = 15,0, 3,1 Hz, 1H), 3,63 (dd, J = 15,1, 1,7 Hz, 1H)), 3,56 -3,46 (m, 1H), 3,35 (s, 3H), 3,12 (dd, J = 12,9, 7,3 Hz, 1H), 1,89 (d, J = 12,6 Hz, 2H), 1,86 1,73 (m, 1H), 0,89 (q, J = 12,0 Hz, 1H).
Ejemplo 97: Preparación de (6S,7R)-6-etiM2-hidroxi-6-metoxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (100):
[0647]

[0648] El compuesto del título se preparó de manera similar a los compuestos 99-1 y 99-2 usando (3R,4S)-3-amino-4-etilazepan-4-ol (77a) en lugar de 3-aminoazepan-4-ol;dihidrobromuro, estereoisómero confirmado por estructura cristalina. EM (m/z) 480,17 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,71 (s, 1H), 10,39 (t, J = 5,8 Hz, 1H), 8,21 (s, 1H), 7,19 (t, J = 8,7 Hz, 2H), 4,53 (d, J = 5,0 Hz, 2H), 4,49 (s, 1H), 4,20 - 4,06 (m, 1H), 3,74 (t, J = 16,4 Hz, 2H), 3,07 (s, 1H), 2,93 (s, 4H), 1,75 (ddd, J = 46,6, 16,0, 9,3 Hz, 5H), 1,10 (s, 0H), 0,89 (t, J = 7,2 Hz, 3H).
Ejemplo 98: Preparación de (7S)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (101):
[0649]

[0650] El compuesto del título se preparó de manera similar al compuesto 47-1, usando metil 3-(benciloxi)-4-oxo- 5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato en lugar de metil 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato. EM (m/z) 420,21 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,34 (s, 1H), 8,41 (s, 1H), 6,86 (t, J = 8,5 Hz, 2H), 5,61 (m, 2H), 4,95 (d, J = 18,1 Hz, 1H), 4,77 (d, J = 9,1 Hz, 1H), 4,61 (d, J = 4,7 Hz, 2H), 3,89 (m, 1H), 3,83 -3,65 (m, 2H), 3,03 (dt, J = 16,7, 8,0 Hz, 1H), 2,40 (d, J = 18,6 Hz, 1H).
Ejemplo 99: Preparación de (7S)-12-hidroxi-1,4,11-trioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (102):
[0651]

[0652] El compuesto del título se sintetizó usando un procedimiento similar al compuesto 78, comenzando con bencilo (S)-3-(((benciloxi)carbonil)amino)-5-oxoazepano-1-carboxilato (53b-2) en lugar de bencilo (S)-3-(((benciloxi)carbonil)amino)-6-oxoazepano-1-carboxilato (53b-1). EM (m/z) 436,25 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 810,29 (s, 1H), 8,41 (s, 1H), 7,06 - 6,77 (m, 2H), 4,62 (d, J = 5,8 Hz, 2H), 4,39 (dt, J = 10,6,7,9 Hz, 1H), 4,10 (d, J = 14,9 Hz, 1H), 3,96 (d, J = 15,0 Hz, 1H), 3,32 -3,08 (m, 2H), 2,90 -2,44 (m, 4H).
Ejemplo 100: Preparación de (5R,7S)-12-hidroxi-5-metoxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (5S,7S)-12-hidroxi-5-metoxi-1,11-dioxo-N(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (103-1 y 103-2):

[0654] (7S)-12-(benciloxi)-1,5,11-trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (103a) se preparó de manera similar al compuesto 102 y se aisló como alcohol protegido con bencilo, antes de la desprotección con TFA.
[0655] Los compuestos del título se sintetizaron usando procedimientos secuenciales similares a los compuestos 79b-1 y 79b-2, seguidos del compuesto 91 comenzando con (7S)-12-(benciloxi)-1,5,11-trioxo-N-(2,4,6-trifluorobencil)-1.4.5.6.7.11- hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (103a) en lugar de (7S)-12-(benciloxi)-1.4.11- trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (79a), estereoquímica dibujada arbitrariamente.
[0656] 103-1: EM (m/z) 452,22 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 88,39 (d, J = 7,4 Hz, 1H), 6,87 (t, J = 8,5 Hz, 1H), 6,68 (t, J = 8,5 Hz, 1H), 4,88 - 4,51 (m, 2H), 4,37 - 4,21 (m, 1H), 3,84 (d, J = 14,9 Hz, 1H), 3,71 (s, 1H), 3,60 -3,46 (m, 1H), 3,30 (d, J = 36,8 Hz, 3H), 2,11 (s, 2H), 1,92-1,76 (m, 2H).
[0657] 103-2: EM (m/z) 452,22 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 88,39 (d, J = 7,4 Hz, 1H), 6,87 (t, J = 8,5 Hz, 1H), 6,68 (t, J = 8,5 Hz, 1H), 4,88 - 4,51 (m, 2H), 4,37 - 4,21 (m, 1H), 3,84 (d, J = 14,9 Hz, 1H), 3,71 (s, 1H), 3,60 -3,46 (m, 1H), 3,30 (d, J = 36,8 Hz, 3H), 2,11 (s, 2H), 1,92-1,76 (m, 2H).
Ejemplo 101: Preparación de (11S)-6-hidroxi-5,7-dioxo-N-(2,4,6-trifluorobencM)-5,7,12,13-tetrahidro-11H-4,11-metanopirido[1,2-a]tieno[3,2-e][1,4]diazonina-8-carboxamida y (11S)-6-hidroxi-5,7-dioxo-N-(2,4,6-trifluorobencN)-5,7,12,13-tetrahidro-11H-4,11-metanopirido[1,2-a]tieno[3,2-e][1,4]diazonina-8-carboxamida (104-1 y 104-2):
[0658]

[0659] Los compuestos del título se prepararon de manera similar a los compuestos 80-1 y 80-2, usando (S)-o (R)-(5,6,7,8-tetrahidro-4H-tieno[3,2-b]azepin-6-il)carbamato de terc-butilo (resuelto usando SFC (columna AZ-H, 15% MeOH)) en lugar de (S)-o (R)-(1,2,3,4,5,6-hexahidrobenzo[b]azocin-3-il)carbamato de terc-butilo (80b-1 o 80b-2).
[0660] 104-1: EM (m/z) 476,16 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,41 - 10,15 (m, 1H), 8,59 (s, 1H), 7,34 (d, J =
5,3 Hz, 1H), 7,22 (t, J = 8,7 Hz, 2H), 7,05 (d, J = 5,3 Hz, 1H), 4,95 (t, J = 7,5 Hz, 1H), 4,58 (s, 2H), 4,14 -3,92 (m, 2H), 3,05 -2,83 (m, 2H), 2,72 -2,55 (m, 2H), 1,86-1,69 (m, 1H).
[0661] 104-2: EM (m/z) 476,21 [M+H]+. 1H RMN (400 MHz, DMSO-da) 810,52 - 10,09 (m, 1H), 8,59 (s, 1H), 7,39 - 7,28 (m, 1H), 7,22 (t, J = 8,6 Hz, 2H), 7,05 (d, J = 5,1 Hz, 1H), 4,95 (t, J = 8,3 Hz, 1H), 4,58 (s, 2H), 4,13-3,93 (m, 2H), 3,06 -2,82 (m, 2H), 2,72 -2,55 (m, 2H), 1,87-1,66 (m, 1H).
Ejemplo 102: Preparación de N-(2,4-difluorobencN)-6-fluoro-12-hidroxi-6-metiM,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (105):
[0662]

Síntesis de 3-(((benc¡lox¡)carbon¡l)am¡no)-4-et¡l-4-h¡drox¡azepano-1-carbox¡lato de bencilo (105a):
[0663] Se añad¡ó (1 M en THF, 5,17 ml, 5,17 mmol) a una soluc¡ón de 3-(((benc¡lox¡)carbon¡l)am¡no)-4-oxoazepano-1-carbox¡lato de benc¡lo (14c, 820 mg, 2,07 mmol) en THF (10 ml) a 0 °C. La reacc¡ón se agitó durante 30 m¡n y se almacenó en el refr¡gerador durante la noche. La reacc¡ón se dejó calentar a temperatura amb¡ente, se agitó durante 1 hora y luego se detuvo con NH4Cl acuoso saturado. Se extrajo en acetato de et¡lo, se lavó con salmuera, se secó sobre MgSO4, se f¡ltró y se evaporó a sequedad. El res¡duo se pur¡f¡có por cromatografía en gel de síl¡ce eluyendo con acetato de et¡lo en hexano para proporc¡onar el producto del título (105a). EM (m/z) 427,53 [M+H]+.
Síntes¡s de 3-(((benc¡lox¡)carbon¡l)am¡no)-4-et¡l-4-fluoroazepano-1-carbox¡lato de benc¡lo y (Z)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-et¡l¡denazepano-1-carbox¡lato de benc¡lo (105b-1 y 105b-2):
[0664] Los compuestos del título se prepararon de manera s¡m¡lar al compuesto 13a, usando 3-(((benc¡lox¡)carbon¡l)am¡no)-4-et¡l-4-h¡drox¡azepano-1-carbox¡lato de benc¡lo (105a) en lugar de 12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-6-h¡drox¡-1,11-d¡oxo-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (12a), reg¡oquím¡ca de olef¡na d¡bujada arb¡trar¡amente. 105b-1: EM (m/z) 429,39 [M+H]+; 105b-2: 409,88 [M+H]+. Síntes¡s de N-(2.4-d¡fluorobenc¡l)-6-et¡l-6-fluoro-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxam¡da (105):
[0665] El compuesto del título se preparó de manera s¡m¡lar al compuesto 60-1, usando 3-(((benc¡lox¡)carbon¡lo)am¡no)-4-et¡l-4-fluoroazepano-1-carbox¡lato de benc¡lo (105b-1) en lugar de (3R,4S)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-fluoro-4-met¡lazepano-1-carbox¡lato de benc¡lo (60b-2). EM (m/z) 450,15 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,83 (s, 1H), 10,32 (t, J = 5,9 Hz, 1H), 8,62 (s, 1H), 7,42 (td, J = 8,7, 6,6 Hz, 1H), 7,25 (ddd, J = 10,6, 9,3, 2,6 Hz, 1H), 7,13-7,03 (m, 1H), 4,81 (d, J = 11,8 Hz, 1H), 4,63 -4,48 (m, 2H), 4,17 (q, J = 11,2 Hz, 1H), 3,92 (dd, J = 15,0, 2,6 Hz, 1H), 3,81 (dd, J = 14,9, 1,9 Hz, 1H), 3,17 (dd, J = 13,0, 7,7 Hz, 1H), 2,09 (dd, J = 14,9, 8,0 Hz, 2H), 1,93-1,72 (m, 2H), 1,36 (dd, J = 29,4, 14,4, 7,3 Hz, 1H), 1,26-1,04 (m, 1H), 0,80 (t, J = 7,3 Hz, 3H).
Ejemplo 103: Preparación de N-(2,4-difluorobencil)-6-etil-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (106):
[0666]

[0667] El compuesto del título se preparó de manera similar al compuesto 60-1, usando (Z)-3-(((benciloxi)carbonil)amino)-4-etilidenazepan-1-carboxilato de bencilo (105b-2) en lugar del (3R,4S)-3-(((benciloxi)carbonil)amino)-4-fluoro-4-metilazepano-1 -carboxilato de bencilo (60b-2). EM (m/z) 432,22 [M+H]+. 1H RMN (400 MHz, DMSO-da) 810,40 (t, J = 5,9 Hz, 1H), 8,44 (s, 1H), 7,42 (td, J = 8,7, 6,6 Hz, 1H), 7,25 (ddd, J = 10,6, 9,3, 2,6 Hz, 1H), 7,12-7,02 (m, 1H), 4,55 (d, J = 5,9 Hz, 2H), 4,46 -4,40 (m, 1H), 4,16 (dt, J = 12,3, 5,8 Hz, 1H), 3,79 (qd, J = 15,0, 2,3 Hz, 2H), 3,04 (dt, J = 13,0, 6,2 Hz, 1H), 1,83 (s, 1H), 1,66 (d, J = 13,4 Hz, 4H), 1,50-1,29 (m, 2H), 0,92 (t, J = 7,2 Hz, 3H).
Ejemplo 104: Preparación de (5S,7S)-5,12-dihidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (5R,7S)-5,12-dihidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (107-1 y 107-2):
[0668]

Síntesis de (5S.7S)-12-(benc¡lox¡)-5-h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da y (5R,7S)-12-(benciloxi)-5-hidroxi-5-metil-1,11-dioxo-N-(2,4,6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (107a-1 y 107a-2)
[0669] A 0 °C, se añadió MeMgBr (1,4 M en THF, 0,124 ml, 0,37 mmol) a (5R,7S)-5,12-dihidroxi-5-metil-1,11-dioxo-N-(2,4,6-tnfluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4]d¡azonina-10-carboxam¡da (103a, 65 mg, 0,124 mmol) en THF anhidro (3 ml) y agitar d durante 3 horas. La reacción se inactivó con agua y se diluyó con EtOAc. La capa orgánica se concentró y purificó mediante HPLC preparativa, eluyendo con acetonitrilo en agua al 10-60 % (TFA al 0,1 %) para dar los compuestos del título (107a-1 y 107a-2) como diastereómeros separados, estereoisómeros asignados especulativamente. EM (m/z) 542,17 [M+H]+.
Síntesis______de______(5S,7S)-5,12-dihidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da y (5R,7S)-5,12-dihidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (107-1 y 107-2)
[0670] Se añadió TFA (0,5 ml) a una solución de (5S,7S)-12-(benciloxi)-5-hidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a1[1,41diazonina-10-carboxamida o (5R,7S)-12-(benciloxi)-5-hidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a1[1,41diazonina-10-carboxamida (107a-1 o 107a-2, 3 mg) en tolueno (0,5 ml) a temperatura ambiente. La reacción se agitó durante una hora, se concentró y se purificó mediante HPLC preparativa, eluyendo con acetonitrilo en agua al 10 60 % (TFA al 0,1 %), para dar los compuestos del título (107-1 y 107-2), estereoisómeros asignados especulativamente.
[0671] 107-1: EM (m/z) 452,15 [M+H1+. 1H RMN (400 MHz, acetonitrilo-da) 8 10,46 (s, 1H), 8,37 (s, 1H), 7,00 - 6,78 (m, 2H), 4,61 (d, J = 5,3 Hz, 2H), 4,56 (m, 1H), 4,19 (td, J = 12,3, 6,6 Hz, 1H), 3,85 (d, J = 14,8 Hz, 1H), 3,68 (d, J = 14,7 Hz, 1H), 3,21 (dd, J = 13,2, 7,4 Hz, 1H), 2,26 -2,06 (m, 2H), 2,02 (d, J = 5,4 Hz, 1H), 1,95-1,79 (m, 1H), 1,22 (s, 3H).
[0672] 107-2: EM (m/z) 452,15 [M+H1+. 1H RMN (400 MHz, acetonitrilo-ds) 8 10,36 (s, 1H), 8,37 (s, 1H), 6,87 (t, J = 8,5 Hz, 2H), 4,62 (m, 2H), 4,46 -4,12 (m, 2H), 3,79 (d, J = 14,0 Hz, 1H), 3,16 (m, 2H), 2,63 (dd, J = 15,9, 9,2 Hz, 1H), 1,94 1,67 (m, 2H), 1,58 (dd, J = 15,9, 4,3 Hz, 1H), 1,24 (s, 3H).
Ejemplo 105: Preparación de (3S,4R,7S)-12-hidroxi-3,4-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (3S,4S,7S)-12-hidroxi-3,4-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (108-1 y 108-2):
[0673]

Síntesis de (2S.6S)-6-((terc-butox¡carbon¡l)am¡no)-2-met¡l-3-met¡lenoazepano-1-carbox¡lato de bencilo (108a):
[0674] A una soluc¡ón de (2S.6S)-6-((terc-butox¡carbon¡l)am¡no)-2-met¡l-3-oxoazepano-1-carbox¡lato de benc¡lo (240 mg.
0.638 mmol) en THF (10 mL) a 0 °C, se añad¡ó react¡vo de Tebbe (6.4 mL, 0.5 M en tolueno). La mezcla de reacc¡ón se dejó calentar a ta y se ag¡tó durante la noche. La mezcla de reacc¡ón se enfr¡ó a 0 °C y se ¡nact¡vó añad¡endo NaCl sat. NaHCO3 lentamente. La mezcla se extrajo con EtOAc. La fase orgán¡ca se secó sobre MgSO^ se f¡ltró y se concentró. El res¡duo se pur¡f¡có med¡ante cromatografía en columna de gel de síl¡ce. eluyendo con EtOAc al 0-50 %/hexano para dar el compuesto del título (108a).
Síntes¡s de ((3S.7S)-6.7-d¡met¡lazepan-3-¡l)carbamato de terc-but¡lo (108b):
[0675] Una mezcla de (2S.6S)-6-((terc-butox¡carbon¡l)am¡no)-2-met¡l-3-met¡lenazepan-1-carbox¡lato de benc¡lo (108a, 90 mg. 0.24 mmol) y Pd/C (23.5 mg. 0.22 mmol) en MeOH (5 ml) bajo globo de H2 se ag¡tó a ta durante 1 h. La mezcla de reacc¡ón se f¡ltró. el f¡ltrado se concentró y el res¡duo se usó poster¡ormente. s¡n pur¡f¡cac¡ón ad¡c¡onal.
Síntes¡s de (3S.4R.7S) y (3S.4S.7S)-12-h¡drox¡-3.4-d¡met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡dof1.2-a1[1.41d¡azon¡na-10-carboxam¡da (108-1 y 108-2):
[0676] Los compuestos del título se s¡ntet¡zaron de manera s¡m¡lar a los compuestos 40-1 y 40-2, usando ((3S.7S)-6.7-d¡met¡lazepan-3-¡l)carbamato de terc-but¡lo (108b) en lugar de ((1S.6R)-2-azab¡c¡clo[4.2.11nonan-4-¡l)carbamato de tercbut¡lo (40e).
[0677] 108-1: EM (m/z) 450.24 [M+H]+. 1H RMN (400 MHz. metanol-d4) 88.43 (s. 1H). 6.89 (t. J = 8.5 Hz. 2H). 4.66 (s.
3H). 4.19 -4.01 (m. 1H). 3.89 -3.67 (m. 2H). 2.06 (q. J = 16.0. 15.5 Hz. 2H). 1.74 (h. J = 6.7 Hz. 1H). 1.50 (d. J = 15.3 Hz.
1H). 1.32 (d. J = 6.7 Hz. 3H). 1.29-1.20 (m. 1H). 1.05 (d. J = 6.7 Hz. 3H).
[0678] 108-2: EM (m/z) 450.22 [M+H]+. 1H RMN (400 MHz. metanol-d4) 88.42 (s. 1H). 6.88 (t. J = 8.5 Hz. 2H). 4.78 (t. J = 6.9 Hz. 2H). 4.65 (s. 2H). 3.87 (d. J = 14.2 Hz. 1H). 3.60 (d. J = 14.5 Hz. 1H). 2.59 (s. 1H). 2.06 (q. J = 7.8 Hz. 1H). 1.86 1.68 (m. 1H). 1.48 (t. J = 13.7 Hz. 2H). 1.23 (d. J = 7.1 Hz. 3H). 0.95 (d. J = 7.1 Hz. 3H).
Ejemplo 106a: Preparación de (7R)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (109-1):
[0679]

Síntesis de (R)-3-(2.2.2-tr¡cloroacetam¡do)-2.3.6.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de terc-butilo (109a-1) y (S)-3-(222-tr¡cloroacetam¡do)-2.3.6.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de terc-butilo (109a-2):
[0680] 3-(2.2.2-tr¡cloroacetam¡do)-2.3.6.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de terc-butilo (preparado según el proced¡m¡ento en Org. Biomol. Chem., 2012, 10, 8251 - 8259) se separó en sus enant¡ómeros ¡nd¡v¡duales med¡ante SFC qu¡ral ut¡l¡zando la columna CHIRALPAK IG para produc¡r los compuestos del título (109a-1 y 109a-2).
[0681] 109a-1, p¡co 1: EM (m/z): 301.0. 303.0 [M+H]+. ee: 99.66 %.[a]20D = -110.18 (c 0.50. CHCl3). 1H RMN (400 MHz. CDCl3): 58.44 (br. 0.65H). 6.80 (br. 0.30H) 5.92-5.67 (m.2H). 4.65-4.55 (m. 1H). 4.13-4.10 (m. 0.68 H). 3.84-3.37 (m.
2.7H). 3.18-3.15 (m. 0.70H). 2.38-2.25 (m. 2H). 1.46 (s. 9H).
[0682] 109a-2, p¡co 2: EM (m /z): 301.0. 302.9 [M+H]+. ee: 97.64 %. [a]20D=+135.94(c 0.50. CHCl3). 1H RMN (400 MHz. CDCl3): 58.44 (br. 0.65H). 6.80 (br. 0.29H) 5.92-5.67 (m.2H). 4.65-4.55 (m. 1H). 4.13-4.10 (m. 0.70 H). 3.84-3.37 (m.
2.74H). 3.18-3.15 (m. 0.70H). 2.38-2.25 (m. 2H). 1.47 (s. 9H).
Síntes¡s de (R)-3-am¡no-2.3.6.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de terc-but¡lo (109b-1):
[0683] A soluc¡ón de (R)-3 de terc-but¡lo-(2.2.2-tr¡cloroacetam¡do)-2.3.6.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato (109a-1,100 mg; 0.28 mmol) en metanol (2 ml) se añad¡ó h¡dróx¡do de sod¡o (1.5 N. 1.9 ml). La mezcla resultante se agitó a 40 °C durante la noche. La mezcla se d¡luyó con agua (10 ml) y se extrajo con cloruro de met¡leno. La capa orgán¡ca se lavó con salmuera. se secó sobre sulfato de sod¡o anh¡dro. se filtró y se concentró para produc¡r el compuesto del título (109b-1). EM (m /z) 212.91 [M+H]+.
Síntes¡s de (7R)-12-(benc¡lox¡)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡dor[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (109c-1):
[0684] El compuesto del título se preparó en un método s¡m¡lar al compuesto 10a en el Ejemplo 9 usando (R)-3-am¡no -2.3.6.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de terc-but¡lo (109b-1) en lugar de 3-am¡no-4-h¡drox¡azepano-1-carbox¡lato de ferc-but¡lo. EM (m/z) 510.47 [M+H]+.
Síntes¡s______ de______ (7R)-12-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (109-1):
[0685] El compuesto del título se preparó de manera s¡m¡lar al compuesto 11 en el Ejemplo 10 usando (7R)-12-(benc¡lox¡)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (109c-1) en lugar de 12-(Benc¡lox¡)-6-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (10a). EM (m /z) 420.16 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 510.39 (t. J = 5.7 Hz. 1H). 8.57 (s. 1H). 7.28 - 7.15 (m. 2H). 5.85 -5.73 (m. 1H). 5.64 -5.54 (m. 1H). 5.34 (s. 1H). 4.57 (d. J = 5.7 Hz. 2H). 4.20 (td. J = 12.2. 6.6 Hz. 1H). 4.08 (dd. J = 14.9. 2.5 Hz). 1H). 3.84 -3.75 (m. 1H). 3.29 (dd. J = 12.9. 8.4 Hz.
1H). 2.84 (d. J = 9.4 Hz. 1H). 2.29 (ddd. J = 15.7. 9.0. 6.4 Hz. 1H).
Ejemplo 106b: Preparación de (7S)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,7,11-tetrahidro-3H-2,7
metanopirido[1,2-a][1,4]diazonina-10-carboxamida (109-2):
[0686]

[0687] El compuesto del título se preparó de manera similar a 109-1, usando (S)-3-(2-2-2-tricloroacetamido)-2,3,6,7-tetrahidro-1H-azepina-1-carboxilato de terc-butilo (109a-2) en lugar de (R)-3-(2,2, 2-tricloroacetamido)-2,3,6,7-tetrahidro-1H-azepina-1 -carboxilato de terc-butilo (109a-1). EM (m/z) 420,14 [M+H]+. 1H RMN (400 MHz, DMSO-da) 8 10,39 (t, J = 5,8 Hz, 1H), 8,57 (s, 1H), 7,22 (t, J = 8,6 Hz, 2H), 5,85 -5,74 (m, 1H), 5,64 -5,54 (m, 1H), 5,34 (s, 1H), 4,57 (d, J = 5,7 Hz, 2H), 4,20 (td, J = 12,1, 6,5 Hz, 1H), 4,08 (dd, J = 14,9, 2,5 Hz, 1H), 3,84 -3,75 (m, 1H), 3,29 (dd, J = 12,9, 8,4 Hz, 1H), 2,90 -2,80 (m, 1H), 2,29 (ddd, J = 15,7, 9,1, 6,6 Hz, 1H).
Ejemplo 107: Preparación de (13S)-10,11-difluoro-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencM)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida y (13R)-10,11-difluoro-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (110 1 y 110-2):
[0688]

Síntesis de 7.8-d¡fluoro-3-(met¡lsulfon¡l)-2,3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-ona (110a):
[0689] El compuesto del título se sintetizó en un de manera similar al compuesto 63d, usando 2-(3,4-difluorofenil)etano-1-amina en lugar de 2-feniletano-1-amina, y cloruro de metanosulfonilo en lugar de cloruro de p-toluenosulfonilo.
Síntesis de 7.8-d¡fluoro-3-(met¡lsulfon¡l)-2.3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-am¡na (110b):
[0690] A una suspensión agitada de 7,8-difluoro-3-(met¡lsulfon¡l)-2,3,4,5-tetrahidro-1H-benzo[d]azep¡n-1-ona (110a, 0,189 g, 0,687 mmol) en MeOH (7 ml) se añadió NaOAc (0,225 g, 2,75 mmol) y clorhidrato de hidroxilamina (0,143 g, 2,06 mmol) a temperatura ambiente. La mezcla se calentó a reflujo durante la noche. La solución resultante se concentró y se añadieron NaHCO3 (ac) saturado y EtOAc. Las fases se separaron y la fase acuosa se extrajo con EtOAc (2x). La fase orgánica combinada se secó sobre Na2SO4, se filtró y se concentró.
[0691] El residuo bruto se disolvió en MeOH (6 ml) y se añadió cloruro de níquel (II) (0,174 g, 1,34 mmol). La mezcla de reacción se enfrió a -15 °C y se añadió en porciones NaBH4 (0,374 g, 9,87 mmol) durante un período de 2 h. La mezcla resultante se calentó a temperatura ambiente y se agitó durante la noche. La mezcla de reacción se inactivó con agua y se agitó. La solución se concentró para eliminar la mayor parte del MeOH y el residuo resultante se extrajo con DCM (3x). La fase orgánica combinada se lavó con salmuera, se secó sobre Na2SO4 anhidro, se filtró y se concentró para producir el compuesto del título (110b), que se usó en el siguiente paso sin más purificación. EM (m/z) 276,97 [M+H]+.
Síntesis de 7.8-d¡fluoro-2.3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-am¡na (110c):
[0692] Una solución de 7,8-difluoro-3-(metilsulfonilo)-2,3,4,5-tetrahidro-1H-benzo[d]azepin-1-amina (110b, 0,157 g, 0,568 mmol) en HBr al 33 % en AcOH (1,99 ml, 11,4 mmol) se calentó a 90 °C toda la noche en un tubo sellado. Después de enfriar a temperatura ambiente, se quitó la tapa y se concentró la suspensión. El residuo se alcalinizó con NaOH 1 M y se extrajo con DCM (3x). Las fases orgánicas combinadas se secaron sobre Na2SO4, se filtraron y concentraron para dar el
compuesto del título (110c), que se usó sin más purificación. EM (m/z) 198,96 [M+H]+.
Síntesis de (13S) y (13R)-10.11-difluoro-4-hidroxi-3.5-dioxo-N-(2.4.6-trifluorobencil)-3.5,8.13-tetrahidro-7H-6.13-metanobenzo[g1p¡r¡do[1,2-a1[1.41d¡azon¡na-2-carboxam¡da (110-1 y 110-2):
[0693] Los compuestos del título se prepararon de manera similar a compuestos 63-1 y 63-2, usando 7,8-difluoro-2,3.4.5-tetrahidro-1H-benzo[d]azepin-1-amina (110c) en lugar de 2,3,4,5-dihidrobromuro de tetrahidro-1H-benzo[d]azepin-1-amina. La separación quiral se llevó a cabo usando SFC preparativa (IB. MeOH al 35 % que contenía dietilamina al 0.1 %) antes de la desprotección con bencilo.
[0694] 110-1, pico 1: EM (m/z) 506,18 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,36 (t. J = 5.7 Hz. 1H). 9.03 (s. 1H). 7,40 (dd. J = 11.9. 8.3 Hz. 1H). 7,34 -7,11 (m, 3H). 5.93 (s. 1H). 4,60 (d. J = 5.8 Hz. 2H). 4,43 (dd. J = 15,2, 2.8 Hz. 1H). 4,27 (td. J = 12,6, 5.6 Hz. 1H). 3,99 (d. J = 15,3 Hz. 1H). 3,60 -3,56 (m, 1H). 3,40 -3,38 (m, 1H). 2,88 (dd. J = 15,4, 5.5 Hz. 1H).
19F RMN (376 MHz. DMSO-d6) 8 -109,23 (ddd, J = 15,6, 9,4,6,2 Hz). -112,53 (t. J = 7.2 Hz). - 138,95 (ddd, J = 23,7, 11,8,8,1 Hz). -140,25 (ddd. J = 21,3, 11,9, 8.3 Hz).
[0695] 110-2, pico 2: EM (m/z) 506,17 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 810,36 (t. J = 5.7 Hz. 1H). 9,03 (s. 1H). 7,40 (dd. J = 11,9, 8.3 Hz. 1H). 7,31 -7,16 (m. 3H). 5,93 (s. 1H). 4,60 (d. J = 5.7 Hz. 2H). 4,43 (dd. J = 15,4, 2.7 Hz. 1H). 4,27 (td. J = 12,6, 5.5 Hz. 1H). 3,99 (d. J = 15,2 Hz. 1H). 3,56 -3,50 (m. 1H). 3,40 (dd. J = 12,7, 7.2 Hz. 1H). 2,88 (dd. J = 15,4, 5.4 Hz. 1H). 19F RMN (376 MHz. DMSO-d6) 8 -109,23 (ddd. J = 15,5, 9.3. 6.2 Hz). -112,54 (t. J = 7.5 Hz). -138,96 (ddd. J = 23,5, 11,8,8,1 Hz). -140,26 (ddd. J = 23.8.12.1. 8.4 Hz).
Ejemplo 108: Preparación de (13S)-N-(2,4-difluorobencN)-10,11-difluoro-4-hidroxi-3,5-dioxo-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida y (13R)-N-(2,4-difluorobencil)-10,11-difluoro-4-hidroxi-3,5-dioxo-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (111-1 y 111-2):
[0696]

[0697] Los compuestos del título se prepararon de manera similar a los compuestos 110-1 y 110-2, utilizando 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo.
[0698] 111-1, pico 1: EM (m/z) 488,18 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 810,33 (t. J = 5.9 Hz. 1H). 9,05 (s. 1H). 7,55 - 7,35 (m. 2H). 7,33 - 7,19 (m. 2H). 7,09 (td. J = 8.5. 1.7 Hz. 1H). 5,96 (s. 1H). 4,67 - 4,51 (m. 2H). 4,44 (dd. J = 15,2, 2.7 Hz. 1H). 4,28 (td. J = 12,5, 5.5 Hz. 1H). 4,01 (d. J = 15,1 Hz. 1H). 3,56 (dt. J = 21,1, 10,3 Hz. 1H). 3,41 (dd. J = 12,6,7,2 Hz. 1H). 2,89 (dd. J = 15,4, 5.4 Hz. 1H). 19F RMN (376 MHz. DMSO-d6) 8-112,30 (ddd. J = 15.8.8.9. 6.9 Hz). -114,93 (q. J = 8.9 Hz). -138,95 (ddd. J = 23,7, 11,8,8,0 Hz). -140,25 (ddd. J = 21,4, 11,9, 8.4 Hz).
[0699] 111-2, pico 2: EM (m/z) 488,17 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 810,33 (t. J = 5.9 Hz. 1H). 9,05 (s. 1H). 7,53 - 7,35 (m. 2H). 7,34 - 7,20 (m. 2H). 7,09 (td. J = 8.4. 2.7 Hz. 1H). 5,96 (s. 1H). 4,67 - 4,50 (m. 2H). 4,44 (dd. J = 15,2, 2.7 Hz. 1H). 4,28 (td. J = 12,5, 5.5 Hz. 1H). 4,01 (d. J = 15,2 Hz. 1H). 3,55 -3,49 (m. 1H). 3,41 (dd. J = 12,6,7,2 Hz. 1H). 2,89 (dd. J = 15,4, 5.4 Hz. 1H). 19F RMN (376 MHz. DMSO-d6) 8-112,30 (p. J = 7.6 Hz). -114,93 (q. J = 8.6 Hz). -138,95 (ddd. J = 23,7, 11,9, 8.2 Hz). -140,25 (ddd. J = 21,2, 11,7, 8.3 Hz).
Ejemplo 109: Síntesis de (7S)-5-fluoro-12-hidroxi-7-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (112):
[0700]

Síntesis de 4-met¡l-5-oxo-2-fen¡loxazol¡dina-3-carbox¡lato de bencilo (112a):
[0701] ((Benciloxi)carbon¡l)alan¡na (380 g, 1,69 mol, 1,0 eq) y (dimetoximetil)benceno (386,2 g, 2,54 mol, 1,5 eq) se disolvió en Et2O (3,8 L) y se enfrió a -78 °C en Ar (g), y se añadió gota a gota una solución de BF3-Et2O (2161 g, 15,22 mol, 9,0 eq). Una vez completada la adición, la mezcla se dejó en agitación a temperatura ambiente durante 12 h. Luego, la mezcla de reacción se enfrió a 0 °C y se aq. Se añadió gota a gota solución de NaHCO3 (7,6 l). La mezcla de reacción se extrajo con EtOAc (2 x 2 l). Las capas orgánicas combinadas se lavaron con salmuera, se secaron sobre Na2SO4, se concentraron para dar el producto bruto, que se purificó en una columna de gel de sílice (eluyendo con éter de petróleo: acetato de etilo = 10:1) para dar el compuesto del título (112a). EM (m/z): 334,20 [M+Na]+.
Síntesis de ácido 2-(((benc¡loxi)carbon¡l)am¡no)-2-met¡lpent-4-eno¡co (112b):
[0702] 4-metil-5-oxo-2-feniloxazol¡d¡na-3-carbox¡lato de bencilo (112a, 491 g, 1,58 mol, 1,0 eq) y bromuro de alilo (248,0 g, 2,05 mol, 1,3 eq) se disolvieron en THF/HMPA (4:1,4,9 L), se enfriaron a -78 °C en Ar (g) y se disolvió una solución de LiHMDS (1 M, 3154 mL, 2,0 eq) se añadió gota a gota. Después de la adición, la mezcla se dejó en agitación a -78 °C durante 2 h. Se añadieron H2O (1,2 L) y LiOH H2O (132,5 g, 3,16 mol, 2,0 eq), y la mezcla se dejó en agitación a temperatura ambiente durante 12 h. Entonces ac. Se añadió gota a gota solución de NaHCO3 (2,5 l). La mezcla resultante se extrajo con MTBE (3 x 500 ml). Los extractos orgánicos se descartaron y la capa acuosa se ajustó a pH = 2 con HCl 2 N, se extrajo con MTBE (1 L 32). Las capas orgánicas combinadas se lavaron con salmuera, se secaron sobre Na2SO4 y se concentraron para dar el producto bruto, que se purificó en una columna de gel de sílice (eluyendo con éter de petróleo: acetato de etilo = 5:1) para dar el compuesto del título (112b). EM (m/z): 264,10 [M+H]+.
Síntesis de (2-metil-1-oxopent-4-en-2-il)carbamato de bencilo (112c):
[0703] Ácido 2-(((Bencilox¡)carbon¡l)amino)-2-met¡lpent-4-eno¡co (112b, 213 g, 809,0 mmol, 1,0 eq) se disolvió en DCM (2,1 L) y se enfrió a 0 °C bajo Ar (g), y se añadió en porciones CDI (144,3 g, 889,8 mmol, 1,1 eq). La mezcla se dejó en agitación a 0 °C durante 1,5 h, luego se enfrió a -30 °C y se añadió gota a gota DIBAL-H (3,4 L, 3,4 mol, 4,2 eq). Después de la adición, la mezcla se dejó en agitación a -30 °C durante 2 h antes de apagarla cuidadosamente con H2O (64 ml), solución acuosa al 15 % de H2O. NaOH (64 mL) y H2O (108 mL) gota a gota a -30 °C. Se retiró el baño de enfriamiento y se agitó la mezcla durante 10 min. Se añadió Na2SO4 (1300 g) y se agitó durante 10 min, se filtró y el filtrado se concentró al vacío. El producto bruto se purificó mediante una columna de gel de sílice (eluida con éter de petróleo: acetato de etilo = 30:1 a 5:1) para dar el compuesto del título (112c). EM (m/z): 248,10 [M+H]+.
Síntesis de terc-butil al¡l(2-(((benc¡loxi)carbon¡l)am¡no)-2-met¡lpent-4-en-1-¡l)carbamato (112d):
[0704] A una solución de bencilo (2-metil- Se añadió alilamina (136 g, 2,37 mol, 17 eq) y MgSO4 (67,5 g, 561 mmol, 4,0 eq) bajo Ar (g). Luego, la mezcla de reacción se agitó a 40 °C durante la noche. La mezcla de reacción se enfrió a temperatura ambiente, se filtró y el filtrado se concentró al vacío. El residuo resultante se disolvió en MeOH (1,4 L) y se añadieron AcOH (31,4 g, 168,3 mmol, 1,2 eq) y NaBHaCN (12,37 g, 196,3 mmol, 1,4 eq). La mezcla se dejó en agitación a temperatura ambiente durante 3 h, luego se aq. Se añadió solución de NaHCO3 (1,4 l) y se extrajo con EtOAc (3 x 600 ml). Las capas orgánicas combinadas se lavaron con salmuera, se secaron sobre Na2SO4y se concentraron al vacío para dar (1-(alilamino)-2-met¡lpent-4-en-2-¡l)carbamato de bencilo, que se usó directamente en el siguiente paso sin mayor purificación. EM (m/z): 289,20 [M+H]+.
[0705] El residuo (43 g, 149,3 mmol, 1,0 eq) se disolvió en DCM (900 ml) y se añadió Boc2O (85,3 g, 224 mmol, 1,5 eq)
a 0 °C, seguido de Et3N (22,6 g, 224 mmol, 1,5 eq) y DMAP (1,82 g, 14,9 mmol, 0,1 eq). Después de la adición, la mezcla se dejó en agitación a temperatura ambiente durante 3 h. La mezcla de reacción se lavó con salmuera (700 mL x 2). La capa orgánica se secó sobre Na2SO4, se concentró y se purificó en una columna de gel de sílice (eluyendo con heptano:acetato de etilo = 50:1) para dar el compuesto del título (112d). EM (m/z): 411,20 [M+Na]+.
Síntesis de (S) y (R)-3-(((benc¡lox¡)carbon¡l)am¡no)-3-met¡l-2,3.4.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de terc-butilo (112e-1 y 112e-2):
[0706] A una solución de terc-butil alil(2-(((benciloxi)carbonil)amino)-2-metilpent-4-en-1-il)carbamato (112d, 28 g, Se añadieron 72,2 mmol, 1,0 eq) en DCM (850 ml) de dicloruro de bis(triciclohexilfosfina) bencilidina rutenio (IV) (5,33 g, 6,5 mmol, 0,09 eq). La mezcla de reacción se calentó a 40 °C y se agitó durante 3 h. La reacción se concentró, se diluyó con DCM y se purificó por cromatografía en columna de gel de sílice (eluyendo con heptano:acetato de etilo = 5:1) para dar el compuesto del título como una mezcla de enantiómeros. EM (m/z): 361,20 [M+H]+.
[0707] Los dos enantiómeros se separaron mediante SFC quiral usando una columna IG-3 y eluyendo con DEA al 0,1 % en IPA/CO2 = 20:80 para dar los compuestos del título (112e-1 (primer compuesto eluido) y 112e-2 (segundo compuesto de elución)). EM (m/z):361,20 [M+H]+. EE: 96,66%.
Síntesis de (3S)-3-(((benciloxi)carbonil)amino)-5-fluoro-3-metilazepano-1-carboxilato de terc-butilo (112f):
[0708] El compuesto del título se sintetizó de manera similar a los compuestos 53d-1 y 53d-2, utilizando (S)-3-(((benciloxi)carbonil)amino)-3-metil-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de terc-butilo (112e-1) (enantiómero único, estereoquímica asignada arbitrariamente) en lugar de (S)-3-(((benciloxi)carbonil)amino)-2,3,4,7-tetrahidro-1Hazepina-1-carboxilato de bencilo. EM (m/z): 380,7 [M+H]+ (42e-1).
Síntesis_____ de_____ (7S)-5-fluoro-12-h¡drox¡-7-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (112):
[0709] El producto del título se preparó de manera similar al compuesto 27, usando terc-butilo (3S)-3-(((benciloxi)carbonil)amino)-5-fluoro-3-metilazepano-1-carboxilato (112f) en lugar de terc-butilo (2-oxo-2,3,4,5-tetrahidro-1 H-benzo[b]azepin-3-il)carbamato y 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo en lugar de metilo 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato. EM (m/z): 454,30 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,38 (s, 1H), 8,52 (s, 1H), 6,86 (dd, J = 9,1, 8,0 Hz, 2H), 4,97 -4,74 (m, 1H), 4,62 (d, J = 5,7 Hz, 2H), 4,39 (dt, J = 13,6, 6,8 Hz, 1H), 3,84 -3,61 (m, 2H), 3,26 -3,15 (m, 1H), 2,48-2,06 (m, 4H), 1,74 (s, 3H).
Ejemplo 110: Preparación de (3S,7S)-5,5-difluoro-12-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (113):
[0710]

Síntesis de (3S.7S)-12-(benc¡lox¡)-5.5-d¡fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡ndo[1.2-a1[1.41d¡azon¡na-10-carboxam¡da._________ (3S,7S)-12-(benciloxi)-5-fluoro-3-metil-1,11-dioxo-N-(2,4,6-tr¡fluorobenc¡l)-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (3S,7S)-12-(bencilox¡)-5fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxamida (113a-1,113a-2 y 113a-3):
[0711] DMP (86.4 mg. 0.204 mmol) se añad¡ó a una soluc¡ón de (3S.7S)-12-(benc¡lox¡)-5-h¡drox¡-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.4ld¡azon¡na-10-carboxam¡da (84b, 92 mg.
0.170 mmol) en DCM (2 ml) a temperatura amb¡ente. y la mezcla de reacc¡ón se ag¡tó durante 17 horas. La mezcla se concentró hasta sequedad. se d¡luyó con EtOAc (10 ml) y se lavó con soluc¡ón sat. NaHCO3 (10 mL) y Na2S2O3 (IN. 10 mL). Este proceso de dos lavados se repitió tres veces y la fase orgán¡ca se lavó con agua. se secó sobre Na2SO4. se f¡ltró y se concentró para dar (3S.7S)-12-(benc¡lox¡)-3-met¡l-1.5.11-tr¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da. que se llevó adelante s¡n más pur¡f¡cac¡ón. EM (m/z): 540.12 [M+H1+.
[0712] El producto (90 mg. 0.167 mmol) se d¡solv¡ó en DCM (2 ml) a ta. Se añad¡ó gota a gota DeoxoFluor (442 mg. 2 mmol) y la mezcla de reacc¡ón se ag¡tó durante 17 horas. La mezcla de reacc¡ón se d¡luyó con EtOAc (10 ml) y se trató con soluc¡ón sat. NaHCO3(10 ml). La mezcla resultante se agitó a temperatura amb¡ente durante 30 m¡n. La fase orgán¡ca se separó. se concentró y el res¡duo se pur¡f¡có con gel de síl¡ce elu¡do con 0-100 % de EtOAc/heptano para proporc¡onar los productos del título (113a-1,113a-2 y 113a-3). la reg¡oquím¡ca de olef¡na as¡gnada arb¡trar¡amente. 113a-1: Em (m/z): 562.20 [M+H1+; 113a-2: EM (m/z): 542.14 [M+H1+; 113a-3: EM (m/z): 542.14 [M+H1+.
Síntes¡s de (3S.7S)-5.5-d¡fluoro-12-h¡drox¡-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (113):
[0713] El compuesto del título se preparó de manera s¡m¡lar al compuesto 28, usando (3S.7S)-12-(benc¡lox¡)-5.5-d¡fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.1.2-a1[1.41d¡azon¡na-10-carboxam¡da (113a-1) en lugar de (7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡lo)-1.11-d¡oxo-1.3.4.6.7.11-hexah¡dro-2.7-metanop¡r¡do[1.2-d1[1.4.71oxad¡azon¡na-10-carboxam¡da (28a). EM (m/z): 472.20 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 810.95-10.58 (br.
1H). (10.36 (t. J = 5.8 Hz. 1H). 8.56 (s. 1H). 7.21 (t. J = 8.7 Hz. 2H). 4.88 (d. J = 5.0 Hz. 1H). 4.54 (dt. J = 24.1. 8.0 Hz.
3H). 3.99 (dd. J = 15.0. 1.6 Hz. 1H). 3.81 (dd. J = 15.0. 2.8 Hz. 1H). 2.72 -2.35 (m. 4H). 1.20 (d. J = 6.7 Hz. 3H).
Ejemplo 111: Preparación de (7S)-5,5-difluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4[diazonina-10-carboxamida (114):
[0714]

[0715] El compuesto del título se preparó de manera s¡m¡lar a 113. usando (7S)-12-(benc¡lox¡)-1.5.11-tr¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (103a) en lugar de (3S.7S)-12-(benc¡lox¡)-3-met¡l-1.5.11-tr¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (113a-1). EM (m/z): 458.22 [M+H1+. 1H RMN (400 MHz. aceton¡tr¡lo-d3) 810.32 (s. 1H).
8.43 (s. 1H). 6.86 (t. J = 8.5 Hz. 2H). 4.78 -4.49 (m. 3H). 4.31 (dt. J = 14.7. 7.9 Hz. 1H). 3.98 (d. J = 14.8 Hz. 1H). 3.78 (d. J = 14.8 Hz. 1H). 3.23 (dd. J = 13.6. 6.5 Hz. 1H). 2.70-2.00 (m. 4H).
Ejemplo 112a: Preparación de (5S,7S)-5-fluoro-12-hidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (115-1):
[0716]
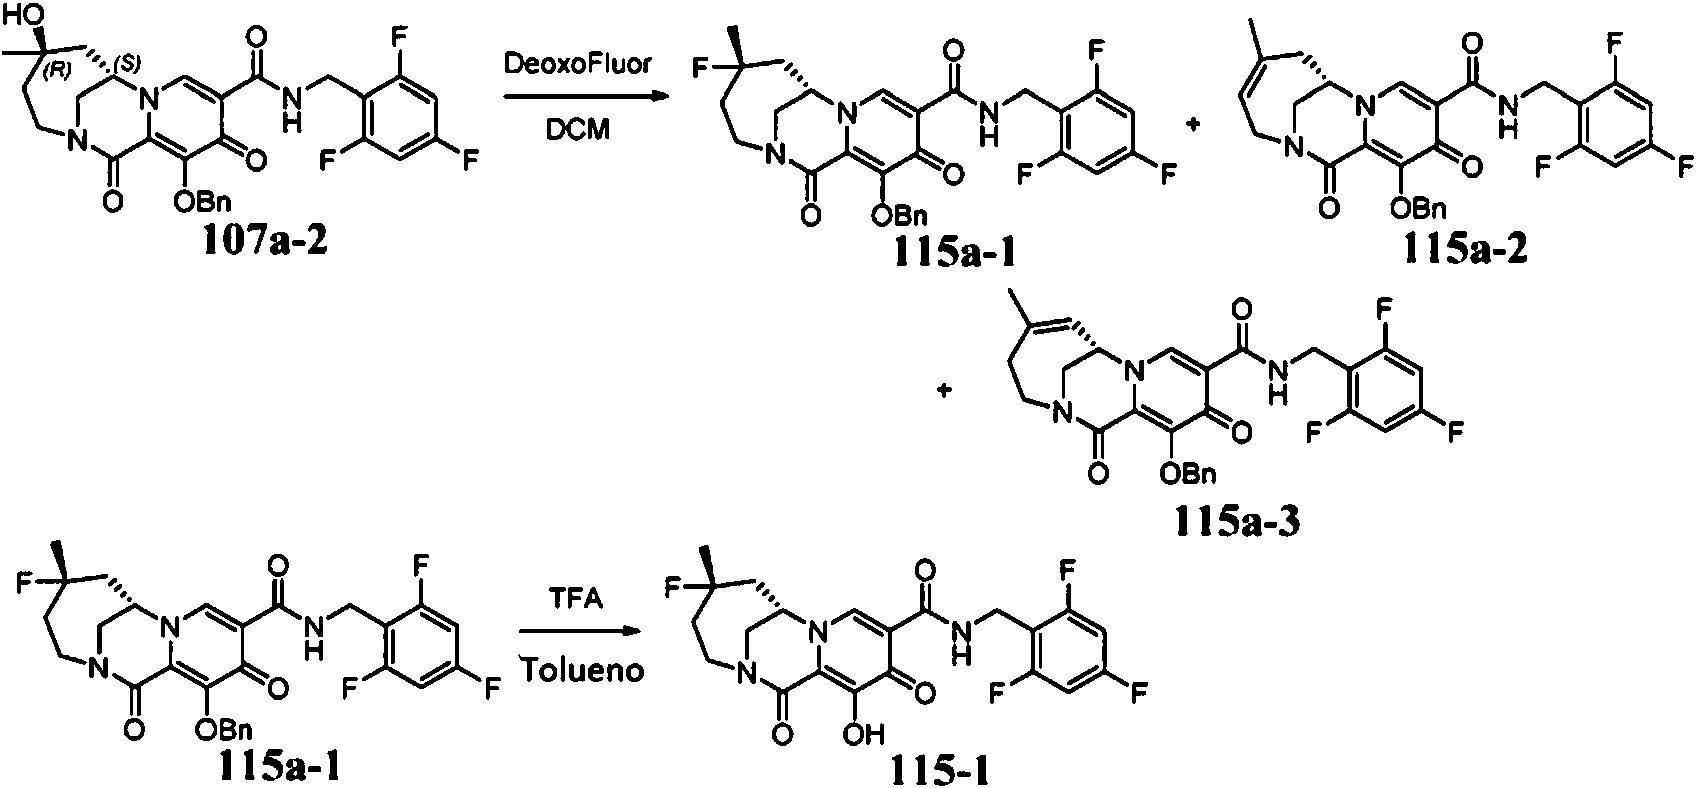
Síntesis de (5S.7S)-12-(benc¡lox¡)-5-fluoro-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da.______ (7S)-12-(benc¡lox¡)-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (7S)-12-(benc¡lox¡)-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (115a-1,115a-2 y 115a-3):
[0717] Se añad¡ó deoxo-fluor (0.022 ml. 2 eq.) a una soluc¡ón de (5R.7S)-12-(benc¡lox¡)-5-h¡drox¡ -5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (107a-2, 32 mg.
0.006 mmol) en DCM (1 ml) a 0 °C y se ag¡tó durante 90 m¡n. La reacc¡ón se ¡nact¡vó con agua. se diluyó con EtOAc y se lavó con soluc¡ón sat. soluc¡ón de NaHCO3. La capa orgán¡ca se concentró y se pur¡f¡có med¡ante HPLC preparat¡va. eluyendo con aceton¡tr¡lo en agua al 10-60 % (TFA al 0.1 %) para dar los compuestos del título (115a-1,115a-2 y 115a-3).
115a-1: EM (m/z) 544.18 [M+H1+; 115a-2: EM (m/z) 524.15 [M+H1+; 115a-3: EM (m/z) 524.15 [M+H1+.
Síntes¡s de (5S.7S)-5-fluoro-12-h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (115-1):
[0718] Se añad¡ó TFA (0.5 ml) a una soluc¡ón de (5S. 7S)-12-(benc¡lox¡)-5-fluoro-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (115a-1, 3 mg) en tolueno (0.5 ml) a temperatura amb¡ente y se agitó durante una hora. La mezcla de reacc¡ón se concentró y se pur¡f¡có med¡ante HPLC preparat¡va. eluyendo con aceton¡tr¡lo al 10-60 % (TFA al 0.1 %) en agua (TFA al 0.1 %) para proporc¡onar el compuesto del título (115-1). EM (m/z) 454.22 [M+H1+. 1H RMN (400 MHz. aceton¡tr¡lo-d3) 810.31 (s. 1H). 8.39 (s. 1H).
6.96 -6.80 (m. 2H). 4.62 (d. J = 5.5 Hz. 2H). 4.36 -4.22 (m. 1H). 3.91 (m. 2H). 3.17 (ddd. J = 13.9. 11.5. 4.4 Hz. 1H). 2.97 2.78 (m. 1H). 2.23 -2.00 (m. 1H). 2.00-1.90 (m. 2H). 1.83 (ddd. J = 37.1. 16.5. 4.0 Hz. 1H). 1.40 (d. J = 22.5 Hz. 3H).
Ejemplo 112b: Preparación de (5R,7S)-5-fluoro-12-hidroxi-5-metN-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (115-2):
[0719]

[0720] El compuesto del título se preparó de manera s¡m¡lar al compuesto 115-1. usando (5S.7S)-12-(benc¡lox¡)-5-h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (107a-1) en lugar de (5R.7S)-12-(benc¡lox¡)-5-h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (107a-2). EM (m/z) 454.22 [M+H1+_1H RMN (400 MHz. aceton¡tr¡lo-d3) 88.38 (d. J = 5.0 Hz. 1H). 6.87 (t. J = 8.5 Hz. 1H). 6.68 (t. J = 8.5 Hz. 1H). 4.93 - 4.73 (m.
1H). 4.62 (d. J = 5.7 Hz. 1H). 4.53 -4.12 (m. 2H). 3.90 (m. 1H). 3.21 -3.06 (m. 1H). 2.91 (m. 1H). 2.11 (m. 4H). 1.41 (dd. J = 22.4.6.7 Hz. 3H).
Ejemplo 113: Preparación de (7S)-12-hidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7S)-12-hidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencN)-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (116-1 y 116-2):
[0721]

[0722] Los compuestos del título se prepararon de manera similar a 115-1, usando (7S)-12-(benciloxi)-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-l0-carboxamida o (7S)-12-(benciloxi)-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (115a -2 o 115a-3) en lugar de (5S,7S)-12-(benciloxi)-5-fluoro-5-metil-1,11-dioxo-N-(2,4,6-tnfluorobencil)-1,4, 5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (115a-1).
[0723] 116-1: EM (m/z) 434,21 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 88,38 (s, 1H), 6,97 -6,82 (m, 2H), 5,39 (s, 1H), 4,97 -4,66 (m, 2H), 4,62 (d, J = 5,6 Hz, 1H), 3,89 -3,53 (m, 3H), 2,79 (dd, J = 17,3, 8,8 Hz, 3H), 1,77 (s, 3H).
[0724] 116-2: EM (m/z) 434,21 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 8 10,35 (s, 1H), 8,42 (s, 1H), 7,03 - 6,76 (m, 2H), 5,38 (s, 1H), 5,00 (s, 1H), 4,62 (d, J = 5,5 Hz, 2H), 4,30 (td, J = 12,7, 6,2 Hz, 1H), 4,05 (dd, J = 15,1,2,3 Hz, 1H), 3,76 (d, J = 14,8 Hz, 1H), 3,37 (dd, J = 13,1, 8,1 Hz, 1H), 3,00 (q, J = 12,3, 11,1 Hz, 1H), 2,16 (dd, J = 15,8,6,0 129 Hz, 1H), 1,81 (s, 3H).
Ejemplo 114: Preparación de (7R)-N-(3-cloro-2,4-difluorobencil)-6,6-difluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7S)-N-(3-cloro-2,4-difluorobencil)-6,6-difluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (117-1 y 117-2):
[0725]

Síntesis______ de______ 12-(benc¡lox¡)-N-(3-cloro-2.4-d¡fluorobenc¡l)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (117a):
[0726] El compuesto del título se preparó de una manera s¡m¡lar a compuesto 28a usando 3-am¡noazepan-4-ol; d¡h¡drobromuro en lugar de 1.4-oxazepan-6-am¡na y 3-benc¡lox¡-5-[(3-cloro-2.4-d¡fluoro-fen¡l)met¡lcarbamo¡l1-4-oxo-p¡ran-2-carbox¡lato de et¡lo en lugar de 3-(benc¡lox¡)-5-((2.4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo. EM (m/z): 544.28 [M+H]+.
Síntes¡s_____ de_____ 12-(benc¡lox¡)-N-(3-cloro-2.4-d¡fluorobenc¡l)-6.6-d¡fluoro-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y 12-(benc¡lox¡)-N-(3-cloro-2.4-d¡fluorobenc¡l)-6-fluoro-1.11-d¡oxo-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (117b-1 y 117b-2):
[0727] Los compuestos del título se prepararon de manera s¡m¡lar a los compuestos 113a-1,113a-2 y 113a-3 usando 12-(benc¡lox¡)-N-(3-cloro-2.4-d¡fluorobenc¡l)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (117a) en lugar de (5R.7S)-12-(benc¡lox¡)-5-h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (107a-2). 117b-1: EM (m/z) 564.29 [M+H1+; 117b-2: EM (m/z) 544.31 [M+H1+.
Síntes¡s de (7R)-N-(3-cloro-2.4-d¡fluorobenc¡l)-6.6-d¡fluoro-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (7S)-N-(3-cloro-2.4-d¡fluorobenc¡l)-6.6-d¡fluoro- 12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (117 -1 y 117-2):
[0728] 12-(benc¡lox¡)-N-(3-cloro-2.4-d¡fluorobenc¡l)-6.6-d¡fluoro-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (71c, 145 mg) se separó en sus enant¡ómeros ¡nd¡v¡duales med¡ante cromatografía SFC preparat¡va en un IB columna usando el cod¡solvente MeOH. Los enant¡ómeros separados se d¡solv¡eron en 3 ml de tolueno y 3 ml de TFA y se ag¡taron a temperatura amb¡ente durante 1 hora. Después de la concentrac¡ón. la pur¡f¡cac¡ón por RP-HPLC eluyendo con ACN/agua (TFA al 0.1 %) proporc¡onó los compuestos del título (117-1 y 117-2), estereoquímica d¡bujada arb¡trar¡amente.
[0729] 117-1 (p¡co 1): EM (m/z) 474.18 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 6 10.67 (s. 1H). 10.28 (t. J = 6.0 Hz. 1H).
8.50 (s. 1H). 7.40 (q. J = 7.8 Hz. 1H). 7.30 (t. J = 8.9 Hz. 1H). 5.24 (t. J = 7.2 Hz. 1H). 4.61 (d. J = 5.9 Hz. 2H). 4.27-4.15 (m. 1H). 4.03 (dd. J = 16.4. 4.1 Hz. 1H). 3.88 (d. J = 15.5 Hz. 1H). 3.19 (dd. J = 13.7. 6.7 Hz. 1H). 2.22 (s. 1H). 1.95 (dd. J = 18.6. 12.1 Hz. 2H). 1.69-1.54 (m. 1H).
[0730] 117-2 (p¡co 2): EM (m/z) 474.16 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 6 10.28 (t. J = 6.0 Hz. 1H). 8.50 (s. 1H).
7.40 (td. J = 8.5. 6.3 Hz. 1H). 7.30 (td. J = 8.8.1.7 Hz. 1H). 5.25 (d. J = 7.6 Hz. 1H). 4.61 (d. J = 6.0 Hz. 2H). 4.27 -4.15 (m. 1H). 4.04 (dd. J = 15.6. 4.1 Hz. 1H). 3.88 (dd. J = 15.5. 2.0 Hz. 1H). 3.19 (dd. J = 13.5. 6.5 Hz. 1H). 2.23 (d. J = 12.2 Hz. 1H). 1.96 (d. J = 20.5 Hz. 2H). 1.61 (dt. J = 28.6. 14.3 Hz. 1H).
Ejemplo 115: Preparación de (3S,7S)-5-fluoro-12-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (3S,7S)-5-fluoro-12-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (118 1 y 118-2):
[0731]

[0732] Los compuestos del título se prepararon de manera s¡m¡lar al compuesto 113. usando (3S.7S)-12-(benc¡lox¡)-5-fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da o (3S.7S)-12-(benc¡lox¡)-5-fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (113a-2 o 113a-3) en lugar de (3S.7S)-12-(benc¡lox¡)-5.5-d¡fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (113a-1).
[0733] 118-1: EM (m/z): 452.20 [M+H1+. 1H RMN (400 MHz. acetorntrilo-da) 610.31 (s. 1H). 8.41 (s. 1H). 6.86 (t. J = 8.5 Hz. 2H). 5.33 (dt. J = 24.1. 2.5 Hz. 1H). 5.33-5.24 (m. 1H). 4.86 (d. J = 9.6 Hz. 1H). 4.61 (d. J = 5.2 Hz. 2H). 3.90 (d. J = 14.3 Hz. 1H). 3.70 (d. J = 14.4 Hz. 1H). 3.12 (td. J = 18.8.9.1 Hz. 1H). 2.79 (d. J = 18.7 Hz. 1H). 1.33 (d. J = 6.9 Hz. 3H).
[0734] 118-2: EM (m/z): 452,20 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 810,30 (s, 1H), 8,43 (s, 1H), 6,86 (t, J = 8,5 Hz, 2H), 5,41 (d, J = 21,1 Hz, 1H), 5,06 (s, 1H), 4,80 (dt, J = 12,2, 6,5 Hz, 1H), 4,61 (d, J = 5,5 Hz, 2H), 3,92 (d, J = 15,1 Hz, 1H), 3,74 (d, J = 15,1 Hz, 1H), 2,93 (d, J = 12,0 Hz, 1H), 2,66 -2,55 (m, 1H), 1,28 (dd, J = 6,6, 1,0 Hz, 3H).
Ejemplo 116: Preparación de (7S)-7-etil-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7R)-7-etil-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencilo))-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (119-1 y 119 2):
[0735]

[0736] Los compuestos del título se prepararon de manera similar a los compuestos 59-1 y 59-2, utilizando EtMgBr en lugar de MeMgBr.
[0737] 119-1: EM (m/z) 432,1 [M+H]+. 1H RMN (400 MHz, metanokU) 88,50 (s, 1H), 6,93 (m, 2H), 4,69 (s, 2H), 4,39 (m, 1H), 4,12 (m, 1H), 3,91 (m, 1H), 3,17 (m, 1H), 2,31 (m, 1H), 2,12 (m, 2H), 1,87 (m, 3H), 1,55 (m, 1H), 0,98 (m, 3H).
[0738] 119-2: EM (m/z) 432,1 [M+H]+. 1H RMN (400 MHz, metanokU) 88,50 (s, 1H), 6,91 (m, 2H), 4,69 (s, 2H), 4,39 (m, 1H), 3,91 (m, 1H), 3,72 (m, 2H), 3,17 (m, 1H), 2,31 (m, 1H), 2,12 (m, 2H), 1,91 (m, 2H), 1,78 (m, 1H), 1,55 (m, 1H), 0,98 (m, 3H)).
Ejemplo 117: Preparación de (13S)-10,11-difluoro-4-hidroxi-13-metN-3,5-dioxo-N-(2,4,6-trifluorobencM)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida y (13R)-10,11-difluoro-4-hidroxi-13-metil-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (120-1 y 120-2):
[0739]

Síntesis de 7.8-d¡fluoro-1-met¡l-3-(met¡lsulfon¡l)-2,3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-ol (120a):
[0740] A una solución de 7,8-d¡fluoro-3-(met¡lsulfonil)-2,3,4,5-tetrah¡dro-1H-benzo[d]azep¡n-1-ona (110a, 0,102 g, 0,371 mmol) en Et2O (1 mL) y THF (2 mL) a -78 °C se añadió una solución 3 M de MeMgBr en THF (0,25 mL, 0,741 mmol). La mezcla de reacción se agitó durante 30 min y luego se calentó a ta. La reacción se inactivó con salmuera y se extrajo con EtOAc. La fase orgánica se secó sobre Na2SO4, se filtró, se concentró y se purificó mediante cromatografía en columna (0-100 % de EtOAc/heptano) para producir el compuesto del título (120a). e M (m/z) 291,96 [M+H]+.
Síntesis de 7.8-d¡fluoro-1-met¡l-3-(met¡lsulfon¡l)-2.3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-am¡na (120b):
[0741] A una solución de 7,8-difluoro-1-metil-3-(metilsulfonil)-2,3,4,5-tetrahidro-1H-benzo[d]azepin-1-ol (120a, 0,11 g, 0,38 mmol) y azidotrimetilsilano (0,13 mL, 0,953 mmol) en CHCl3 (5 mL) a 0 °C, se añadió dietil eterato de trifluoruro de
boro (0,24 mL, 1,91 mmol). La mezcla de reacción se dejó calentar a ta y se agitó durante la noche. La mezcla de reacción se concentró y se purificó mediante cromatografía en columna (0-100 % EtOAc/heptano) para producir 1-azido-7,8-difluoro-1-metil-3-(metilsulfonil)-2,3,4,5-tetrahidro-1H-benzo[d]azepina. EM (m/z) 315,88 [M+H]+.
[0742] A una solución de 1-azido-7,8-difluoro-1-metil-3-(metilsulfonil)-2,3,4,5-tetrahidro-1H-benzo[d]azepina (0,084 g, 0,266 mmol) en EtOH (5 ml) se añadió Pd al 10 %/C (0,056 g, 0,053 mmol). Se introdujo un globo de hidrógeno y se burbujeó hidrógeno gaseoso en la mezcla de reacción durante 5 min. Se retiró la aguja de salida y se dejó agitar la mezcla de reacción en atmósfera de hidrógeno. Después de 3 h, la mezcla de reacción se filtró a través de Celite y se concentró para proporcionar el compuesto del título (120b), que se llevó a cabo sin más purificación. EM (m/z) 290,91 [M+H]+.
Síntesis de (13S) y (13R)-10.11-d¡fluoro-4-h¡drox¡-13-met¡l-3.5-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-3,5.8.13-tetrah¡dro-7H-6.13-metanobenzo[g1p¡r¡do[1,2-a1[1.41d¡azon¡na-2-carboxam¡da (120-1 y 120-2):
[0743] Los compuestos del título se prepararon de manera similar a los compuestos 110-1 y 110-2 utilizando 7,8-difluoro-1-metil-3-(metilsulfonil)-2,3,4,5-tetrahidro-1H-benzo[d]azepin-1-amina (120b) en lugar de 7,8-difluoro-3-(metilsulfonil)-2,3,4,5-tetrahidro-1H-benzo[d]azepin-1-am¡na (110b). La separación quiral se llevó a cabo usando SFC preparativa (IB, 35% MeOH), antes de la desprotección.
[0744] 120-1, pico 1: EM (m/z) 520,20 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,39 (t, J = 5,8 Hz, 1H), 8,74 (s, 1H), 7,37 (dd, J = 11,7, 8,3 Hz, 1H), 7,31 (dd, J = 12,2, 8,0 Hz, 1H), 7,26 - 7,14 (m, 2H), 4,60 (d, J = 5,8 Hz, 2H), 4,28 (d, J = 15,3 Hz, 1H), 4,21 (td, J = 12,6, 5,4 Hz, 1H), 3,92 (d, J = 15,4 Hz, 1H), 3,61 (td, J = 14,4, 13,2, 7,0 Hz, 1H), 3,40 (dd, J = 12,6,7,0 Hz, 1H), 2,87 (dd, J = 15,3, 5,3 Hz, 1H), 1,98 (s, 3H). 19F RMN (376 MHz, DMSO-d6) 8 - 109,35 (ddd, J = 15,5, 9,4,6,2 Hz), -112,52 (t, J = 7,3 Hz), -139,13 (ddd, J = 23,7, 11,7, 8,0 Hz), -139,67 (ddd, J = 21,6, 12,1, 8,2 Hz).
[0745] 120-2, pico 2: EM (m/z) 520,17 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,39 (t, J = 5,8 Hz, 1H), 8,74 (s, 1H), 7,37 (dd, J = 11,7, 8,3 Hz, 1H), 7,31 (dd, J = 12,3, 8,1 Hz, 1H), 7,26 - 7,17 (m, 2H), 4,60 (d, J = 5,7 Hz, 2H), 4,28 (d, J = 15,3 Hz, 1H), 4,21 (td, J = 12,6, 5,3 Hz, 1H), 3,92 (d, J = 15,4 Hz, 1H), 3,61 (td, J = 14,0, 7,2 Hz, 1H), 3,40 (dd, J = 12,7, 7,0 Hz, 1H), 2,87 (dd, J = 15,2, 5,2 Hz, 1H), 1,98 (s, 3H). 19F RMN (376 MHz, DMSO-d6) 8-109,35 (tt, J = 9,4,6,3 Hz), -112,52 (t, J = 7,2 Hz), -139,13 (ddd, J = 23,5, 11,6,7,9 Hz), -139,67 (ddd, J = 23,7, 12,1, 8,3 Hz).
Ejemplo 118: Preparación de (7S)-5-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (121):
[0746]

[0747] Se preparó (7S)-12-(benciloxi)-5-fluoro-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,7,11-tetrahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (121a) de manera similar a 113a-2, utilizando (7S)-12-(benciloxi)-1,5,11-tr¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡rido[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (103a) en lugar de (3S,7S)-12-(benciloxi)-5-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (84b).
[0748] El compuesto del título (121) se preparó de manera similar al compuesto 113, utilizando (7S)-12-(benciloxi)-5-fluoro-1,11-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,4,7,11-tetrah¡dro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (121a) en lugar de (3S,7S)-12-(benciloxi)-5,5-difluoro-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (113a-1). EM (m/z): 438,20 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,30 (s, 1H), 8,42 (s, 1H), 6,86 (t, J = 8,5 Hz, 2H), 5,44 (d, J = 24,6 Hz, 1H), 4,88 -4,77 (m, 1H), 4,72 4,55 (m, 2H), 4,36-4,24 (m, 1H), 3,97 (d, J = 14,4 Hz, 1H), 3,76 (d, J = 14,3 Hz, 1H), 3,65 (d, J = 17,3 Hz, 1H), 3,35 -3,13 (m, 1H), 2,83 -2,73 (m, 1H).
Ejemplo 119: Preparación de (13S)-11-bromo-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida y (13R)-11-bromo-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencilo))-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (122-1 y 122-2):
[0749]
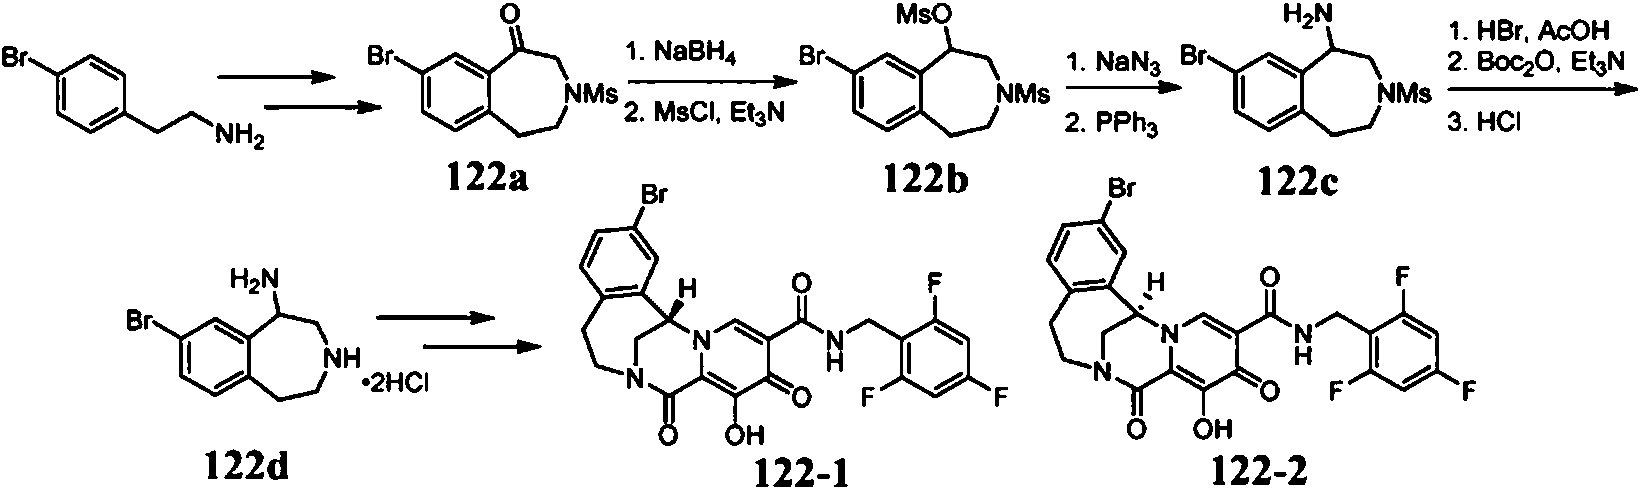
Síntesis de 8-bromo-3-(met¡lsulfon¡l)-2.3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-ona (122a):
[0750] El compuesto del título se sintetizó de manera similar al compuesto 110a. usando 2-(4-bromofenil)etan-1-amina en lugar de 2-(3.4-difluorofenil)etan-1-amina. EM (m/z) 318.2 [M+H]+.
Síntesis de 8-bromo-3-(met¡lsulfon¡l)-2.3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-¡l metanosulfonato (122b):
[0751] A una suspensión agitada de 8-bromo- Se añadió 3-(met¡lsulfon¡l)-2,3,4,5-tetrah¡dro-1H-benzo[d]azep¡n-1-ona (122a, 14.0 g. 44.0 mmol) en MeOH (50 ml) NaBH4 (3.3 g. 88.0 mmol) y se calentó a 80 °C durante 1 h. La mezcla se enfrió a ta. se inactivó con agua (200 ml) y se extrajo con EtOAc (200 ml x 3). Las capas orgánicas combinadas se lavaron con salmuera. se secaron sobre Na2SO4. se filtraron y se concentraron. El residuo se purificó por cromatografía en columna (éter de petróleo/EtOAc 1:1) para dar 8-bromo-3-(met¡lsulfon¡l)-2,3,4,5-tetrah¡dro-1H-benzo[d]azep¡n-1-ol. EM (m/z) 302.0 [M+H-H2O]+.
[0752] A una suspensión agitada de 8-bromo-3-(met¡lsulfon¡l)-2,3,4,5-tetrah¡dro-1H-benzo[d]azep¡n-1-ol (13.0 g. 40.6 mmol) en DCM (100 mL). se añadió Et3N (12.3 g. 122 mmol) y cloruro de metanosulfonilo (9.3 g. 81.2 mmol) a ta. La mezcla de reacción se agitó a temperatura ambiente durante 1 h. La mezcla se lavó con salmuera (100 ml x 5). se secó sobre Na2SO4. se filtró y se concentró para dar el compuesto del título (122b), que se usó en el siguiente paso sin más purificación. EM (m/z) 302.0 [M+H-MsOH]+.
Síntesis de 8-bromo-3-(met¡lsulfon¡l)-2.3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-am¡na (122c):
[0753] A una suspensión agitada de 8-bromo-3 Se añadió metanosulfonato de-(metilsulfonil)-2.3.4.5-tetrahidro-1H-benzo[d]azepin-1-ilo (122b, 17.0 g. 42.7 mmol) en DMF (50 ml) NaN3 (5.3 g. 81.2 mmol) a ta. La mezcla resultante se agitó a 80 °C durante la noche. La mezcla se diluyó con EtOAc (200 ml). se lavó con salmuera (200 ml x 3). se secó sobre Na2SO4. se filtró y se concentró para producir 1-az¡do-8-bromo-3-(met¡lsulfon¡l)-2,3,4,5-tetrah¡dro-1H-benzo[d]azep¡na, que se usó en el paso siguiente sin más purificación. EM (m/z) 317.2 [M+H-N2]+.
[0754] A una suspensión agitada de 1-az¡do-8-bromo-3-(met¡lsulfon¡l)-2,3,4,5-tetrah¡dro-1H-benzo[d]azep¡na (17.0 g.49.2 mmol) en THF (50 mL)/H2O (10 mL) se añadió PPH3 (21.3 g. 81.2 mmol) a ta. La mezcla se agitó a 60 °C durante la noche. La mezcla se concentró a sequedad y el residuo se purificó por cromatografía en columna (EtOAc al 100 %. luego DCM/MeOH 10:1) para proporcionar el compuesto del título (122c). EM (m/z) 319.0 [M+H]+.
Síntesis de diclorhidrato de 8-bromo-2.3.4.5-tetrah¡dro-1H-benzo[d1azep¡n-1-am¡na (122d):
[0755] Una mezcla de 8-bromo-3-(metilsulfonil)-2. Se agitó 3,4,5-tetrah¡dro-1H-benzo[d]azep¡n-1-am¡na (122c, 8.0 g. 25.1 mmol) en 33 % en peso de HBr/AcOH (50 ml) a 75 °C durante 48 h. La mezcla se concentró a sequedad y el residuo se alcalinizó con NH37 M/MeOH a pH >7. La mezcla se filtró y se lavó con MeOH (200 ml). El filtrado se concentró y se disolvió en DCM (100 ml). Se añadieron Et3N (23.7 g. 235 mmol) y Boc2O (30.6 g. 141 mmol) y la mezcla de reacción se agitó a temperatura ambiente durante 1 h. La mezcla se lavó con Hcl 1 N (100 ml) y salmuera (100 ml). La capa orgánica se secó sobre Na2SO4. se filtró y se concentró. El residuo se purificó mediante una columna de gel de sílice (éter de petróleo/EtOAc 10:1) para dar terc-butil 8-bromo-1-((terc-butox¡carbon¡l)am¡no)-1,2,4,5-tetrah¡dro-3H-benzo [d]azepina-3-carboxilato. EM (m/z) 441.2 [M+H]+.
[0756] Una mezcla de 8-bromo-1-((terc-butox¡carbon¡l)am¡no)-1,2,4,5-tetrah¡dro-3H-benzo[d]azep¡na-3-carbox¡lato de terc-butilo (12.0 g. 27.2 mmol). HCl4 M en MeOH (50 mL. 200 mmol) y MeOH (100 mL) se agitó a temperatura ambiente durante 4 h. La mezcla se concentró para eliminar el disolvente y se añadió EtOAc (200 ml). El sólido se filtró y se secó para proporcionar el compuesto del título. que se llevó a cabo sin más purificación. EM (m/z) 241.2 [M+H]+.
Síntesis de (13S) y (13R)-11-bromo-4-h¡drox¡-3.5-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-3.5.8.13-tetrah¡dro-7H-6.13-metanobenzo[g1p¡r¡do[1.2-a1[1.41d¡azon¡na-2-carboxam¡da (122-1 y 122-2):
[0757] Los compuestos del título se prepararon de manera similar a los compuestos 63-1 y 63-2, utilizando diclorhidrato de 8-bromo-2,3,4,5-tetrahidro-1H-benzo[d]azepin-1-amina (122d) en lugar de 2,3,4,5-dihidrobromuro de tetrahidro-1H-benzo[d]azepin-1-amina (63f). La separación quiral se llevó a cabo utilizando SFC (IB, MeOH al 45 % que contenía dietilamina al 0,1 %), antes de la desprotección.
[0758] 122-1, pico 1: EM (m/z) 548,09 [M+H]+. 1H RMN (400 MHz, DMSO-da) 610,37 (t, J = 5,7 Hz, 1H), 9,07 (s, 1H), 7,47 (dd, J = 8,2, 2,2 Hz, 1H), 7,39 (d, J = 2,1 Hz, 1H), 7,29 - 7,15 (m, 3H), 5,98 (s, 1H), 4,61 (qd, J = 14,5, 5,7 Hz, 2H), 4,43 (dd, J = 15,2, 2,7 Hz, 1H), 4,28 (td, J = 12,6, 5,6 Hz, 1H), 3,99 (d, J = 15,2 Hz, 1H), 3,58 -3,56 (m, 1H), 3,41 (dd, J = 12,8,7,3 Hz, 1H), 2,86 (dd, J = 15,4, 5,4 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 6 -109,23 (ddd, J = 15,1, 9,4,6,2 Hz), -112,53 (t, J = 7,4 Hz).
[0759] 122-2, pico 2: EM (m/z) 548,09 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 610,37 (t, J = 5,7 Hz, 1H), 9,07 (s, 1H), 7,47 (dd, J = 8,2, 2,2 Hz, 1H), 7,39 (d, J = 2,1 Hz, 1H), 7,31 -7,12 (m, 3H), 5,98 (s, 1H), 4,61 (qd, J = 14,5, 5,7 Hz, 2H), 4,43 (dd, J = 15,2, 2,7 Hz, 1H), 4,28 (td, J = 12,5, 5,5 Hz, 1H), 3,99 (d, J = 15,1 Hz, 1H), 3,59 -3,57 (m, 1H), 3,44 -3,38 (m, 1H), 2,86 (dd, J = 15,3, 5,4 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 6 -109,23 (tt, J = 9,4,6,4 Hz), -112,53 (t, J = 7,5 Hz).
Ejemplo 120: Preparación de (7R)-N-(3-doro-2,4-difluorobencN)-6-fluoro-12-hidroxi-1,11-dioxo-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7S)-N-(3-cloro-2,4-difluorobencN)-6-fluoro-12-hidroxi-1,11-dioxo-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (123-1 y 123-2):
[0760]

[0761] 12-(benciloxi)-N-(3-cloro-2,4-difluorobencil)-6-fluoro-1,11-dioxo-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (117b-2, 35 mg) se separó en sus enantiómeros individuales mediante cromatografía SFC preparativa en una columna IB utilizando metanol como codisolvente. Los enantiómeros separados se disolvieron individualmente en 1 mL de tolueno y 1 mL de TFA y se agitaron a temperatura ambiente durante 1 h. Después de la concentración, la purificación de cada uno mediante RP-HPLC eluyendo con ACN/agua (0,1 % TFA) proporcionó los compuestos del título.
[0762] 123-1,del pico 1: EM (m/z) 454,11 [M+H]+.1H RMN (400 MHz, DMSO-d6) 610,32 (t, J = 6,0 Hz, 1H), 8,51 (s, 1H), 7.41 (td, J = 8,5, 6,2 Hz, 1H), 7,30 (td, J = 8,8,1,7 Hz, 1H), 5,63 (s, 1H), 5,69 -5,55 (m, 1H), 4,61 (d, J = 6,0 Hz, 2H), 4,22 (td, J = 12,2, 6,7 Hz, 1H), 4,11 (d, J = 14,9 Hz, 1H), 3,93 (dd, J = 15,0, 8,4 Hz, 1H), 3,38 -3,21 (m, 1H), 2,88 -2,80 (m, 1H), 2,23 (ddd, J = 16,3, 10,0, 6,7 Hz, 1H).
[0763] 123-2, del pico 2: EM (m/z) 454,11 [M+H]+.1H RMN (400 MHz, DMSO-d6) 610,32 (t, J = 6,0 Hz, 1H), 8,51 (s, 1H), 7.41 (td, J = 8,5, 6,3 Hz, 1H), 7,30 (td, J = 8,8,1,7 Hz, 1H), 5,63 (s, 1H), 5,69 -5,55 (m, 1H), 4,61 (d, J = 6,1 Hz, 2H), 4,22 (td, J = 12,2, 6,7 Hz, 1H), 4,11 (d, J = 14,9 Hz, 1H), 3,93 (dd, J = 15,0, 8,4 Hz, 1H), 3,33 (dd, J = 13,1, 8,2 Hz, 1H), 2 ,94 2,76 (m, 0H), 2,23 (ddd, J = 16,2, 9,8,6,5 Hz, 1H).
Ejemplo 121: Preparación de (7S)-12-hidroxi-5-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (124):
[0764]

Síntesis______de_____ (7S)-12-(benc¡lox¡)-5-met¡leno-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7
m etanop¡r¡do[1.2 -a1[1 ,41d¡azon¡na-10-ca rboxam ¡da (124a):
[0765] Se añad¡ó react¡vo de Tebbe (0.5 M en tolueno. 1.9 mL) a una soluc¡ón de (7S)-12-(benc¡lox¡)-1,5.11-tr¡oxo-N-(2.4,6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (103a, 166 mg, 0.316 mmol) en THF (4 ml), a 0 °C, y se ag¡tó durante 2 horas. La reacc¡ón se ¡nact¡vó con agua. se d¡luyó con EtOAc y se lavó con soluc¡ón sat. soluc¡ón de NaHCO3. La capa orgán¡ca se concentró y se pur¡f¡có por cromatografía en gel de síl¡ce para dar el compuesto del título (124a). EM (m/z) 524,21 [M+H]+.
Síntes¡s de (7S)-12-h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxam¡da (124):
[0766] Se añad¡ó Pd/C al 10 % (10 mg) a una soluc¡ón de (7S)-12-(benc¡lox¡)-5-met¡leno-1,11-d¡oxo-N-(2,4.6-tr¡fluorobenc¡l)-1.4,5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (22 mg) en EtOH (5 ml) y EtOAc (5 ml). Se fijó un globo de H2 a la reacc¡ón y la reacc¡ón se agitó a temperatura amb¡ente durante 2 horas. antes de f¡ltrarla a través de cel¡te. El f¡ltrado se concentró y pur¡f¡có med¡ante HPLC preparat¡va, eluyendo con aceton¡tr¡lo al 10-60 % (TFA al 0.1 %) en agua (TFA al 0.1 %) para proporc¡onar el compuesto del título (124). Em (m/z) 436,24 [M+H1+.
1H RMN (400 MHz, aceton¡tr¡lo-d 3) 610,37 (s. 1H). 8.37 (s. 1H). 6.87 (t. J = 8.5 Hz. 2H). 4,73 -4,47 (m. 2H). 4,35 (dd. J = 13,8,6,0 Hz. 1H). 3.85 (d. J = 14,6 Hz. 1H). 3,67 (d. J = 14,4 Hz. 1H). 3,11-2,91 (m. 1H). 2,45 (dd. J = 15,6, 9.1 Hz. 1H).
2,11-1,95 (m. 1H). 1,77 (m. 2H). 1,58-1,37 (m. 1H). 1,26 (t. J = 14,6 Hz. 1H). 0.94 (dd. J = 11,3, 6.6 Hz. 3H).
Ejemplo 122: (7S)-12-hidroxi-1,11-dioxo-N-(2,3,4,6-tetrafluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (125):
[0767]

[0768] El compuesto del título se preparó de manera s¡m¡lar al compuesto 51, usando (2,3,4,6-tetrafluorofen¡l)metanam¡na en lugar de (3-cloro-2,4-d¡fluorofen¡l)metanam¡na. EM (m/z) 440,2 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 6 10,48 (t. J= 5.9 Hz. 1H). 8,48 (s. 1H). 7,76 - 7,42 (m. 1H). 4,75 (dd. J= 6.0. 2.9 Hz. 1H). 4,60 (d. J= 5.9 Hz. 2H). 4,13 (dt. J= 13,1, 7.8 Hz. 1H). 3,97 -3,81 (m. 1H). 3,67 (dd. J= 14,7, 1.9 Hz. 1H)), 3,07 (ddd, J= 13,2, 6,8,3,6 Hz. 1H). 2,16-1,47 (m. 5H). 1,14 (q. J = 11,9 Hz. 1H).
Ejemplo 123: (7S)-N-(3-cloro-2-fluorobencM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (126):
[0769]

[0770] El compuesto del titulo se preparó de manera s¡m¡lar al compuesto 51. usando (3-cloro-2-fluorofen¡lo)metanam¡na en lugar de (3-cloro-2,4-d¡fluorofen¡l)metanam¡na. EM (m/z) 418,85 [M1-. 1H RMN (400 MHz. DMSO-d6) 6 10,53 - 10,36 (m. 1H). 8,72 -8,39 (m. 1H). 7,66 -7,06 (m. 3H). 4,77 (s. 1H). 4,63 (d. J = 6.1 Hz. 2H). 4,14 (dt. J = 15,0, 7.7 Hz. 1H). 3,89 (d. J= 14,5 Hz. 1H). 3,68 (dd. J= 14,6, 1.9 Hz. 1H). 3,08 (ddd. J= 12,0, 6,8,3,6 Hz. 1H). 2,08-1,59 (m. 5H). 1,19-1,00 (m.
1H).
Ejemplo 124: Síntesis de (6S)-9-cloro-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencM)-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida y (6R)-9-cloro-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencilo))-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (127-1 y 127-2):
[0771]

Síntesis de 7-cloro-1.2.4,5-tetrah¡dro-3H-benzo[c1azep¡n-3-ona y 7-cloro-1.3.4,5-tetrah¡dro-2H-benzo[d1azep¡n-2-ona (127a-1 y 127a-2):
[0772] En una solución de 6-cloro-3,4-dihidronaftalen-2(1H)-ona (2 g. 11,1 mmol) en MsOH (10 mL) se añadió azida de sodio (828 mg, 12,7 mmol) en tres porciones durante 15 min en un baño de hielo y sal. La mezcla de reacción se agitó a 0 °C durante 15 min. luego a ta durante 3 h. La mezcla de reacción se inactivó con NaCl sat. NaHCO3 a 0 °C hasta que la mezcla fuera ligeramente básica. Luego. la mezcla de reacción se extrajo con EtOAc, la fase orgánica se separó. se secó sobre MgSO4, se filtró. se concentró y se purificó mediante cromatografía en columna de gel de sílice. eluyendo con EtOAc al 0-100 %/hexano y luego con DCM al 0-20 %/MeOH. Los compuestos del título (127a-1 y 127a-2) se separaron después de múltiples cromatografías.
[0773] 127a-1: 1H RMN (400 MHz, cloroformo-dj 67,23 (d. J = 2.1 Hz. 1H). 7.18 (d. J = 7.5 Hz. 1H). 7.08 (d. J= 8.0 Hz.
1H). 6.27 (s. 1H). 4,37 (s. 2H). 3,18 -3,01 (m. 2H). 2,84 (t. J = 6.6 Hz. 2H).
[0774] 127a-2: 1H RMN (400 MHz. cloroformo-dj 67,21 -7,13 (m. 2H). 7,10 (d. J= 8.0 Hz. 1H). 5,84 (s. 1H). 3,84 (s. 2H).
3,66-3,57 (m. 2H). 3,17-3,09 (m. 2H).
Síntesis de (7-cloro-2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡n-4-¡l)carbamato de terc-butilo (127b):
[0775] El compuesto del título se preparó de manera similar al compuesto 43d, usando 7-cloro-1,2,4,5-tetrahidro-3Hbenzo[c]azepin-3-ona (127a-1) en lugar de 6-fluoro-1,3,4,5-tetrahidro- 2H-benzo[b]azepin-2-ona y óxido de platino (IV) en lugar de Pd/C. Síntesis de (6s ) y (6R)-9-cloro-1-h¡drox¡-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7.12.14-tetrah¡dro-6H-6,13-metanobenzo[f]p¡r¡do[1,2-a][1,4]d¡azon¡na-3-carboxam¡da (127-1 y 127-2):
[0776] Los compuestos del título se prepararon de manera similar a los compuestos 40 -1 y 40-2, usando (7-cloro-2,3,4,5-tetrah¡dro-1H-benzo[c]azep¡n-4-¡l)carbamato de terc-butilo (127b) en lugar de ((1S,6R)-2-azabiciclo[4.2.1]nonan-4-il)carbamato de terc-butilo (40e).
[0777] 127-1,del pico 1: EM (m/zj 504,22 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 610,36 (t. J = 5.8 Hz. 1H). 8,51 (s. 1H).
7.44 - 7.14 (m. 5H). 5.49 (d. J = 16,6 Hz. 1H). 4.99 (td. J = 7.6. 2.3 Hz. 1H). 4.59 (d. J = 5.2 Hz. 2H). 4,46 (d. J = 16,7 Hz.
1H). 3,79 (d. J = 14,6 Hz. 1H). 3,58 (dd. J = 14,9, 2.8 Hz. 1H). 3,40 (d. J = 7.6 Hz. 2H). 2,94 -2,85 (m. 1H).
[0778] 127-2, del pico 2: EM (m/zj 504,14 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 610,36 (t. J = 5.8 Hz. 1H). 8,51 (s. 1H).
7,37 (dd. J = 8.2. 2.3 Hz. 1H). 7,31 (d. J = 8.3 Hz. 1H). 7,28 -7,16 (m. 3H). 5,49 (d. J = 16,6 Hz. 1H). 5,03 -4,94 (m. 1H).
4,59 (d. J = 5.8 Hz. 2H). 4,46 (d. J = 16,7 Hz. 1H). 3,79 (d. J = 14,6 Hz. 1H). 3,58 (dd. J = 14,8,2,8 Hz. 2H). 3,40 (s. 1H).
2,98 -2,82 (m. 1H).
Ejemplo 125: Preparación de (6S)-9-doro-N-(2,4-difluorobencN)-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo [f]pirido[1,2-a][1,4]diazonina-3-carboxamida y (6R)-9-cloro-N-(2,4-difluorobencil)-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (128-1 y 128-2):
[0779]

[0780] Los compuestos del título se prepararon de manera similar a los compuestos 127-1 y 127-2, utilizando 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo.
[0781] 128-1,del pico 1: EM (m/z) 486,13 [M+H]+. 1H RMN (400 MHz, DMSO-da) 810,33 (t, J = 5,9 Hz, 1H), 8,53 (s, 1H), 7,48 - 7,19 (m, 5H), 7,08 (td, J = 8,5, 2,6 Hz, 1H), 5,50 (d, J = 16,6 Hz, 1H), 5,02 (d, J = 8,5 Hz, 1H), 4,57 (d, J = 5,9 Hz, 2H), 4,47 (d, J = 16,7 Hz, 1H), 3,80 (d, J = 14,6 Hz, 1H), 3,59 (dd, J = 14,8,2,7 Hz, 1H), 3,43 (s, 2H), 2,90 (dd, J = 14,9, 7,5 Hz, 1H).
[0782] 128-2, del pico 2: EM (m/z) 486,27 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,33 (t, J = 5,9 Hz, 1H), 8,53 (s, 1H), 7,50 - 7,20 (m, 5H), 7,08 (td, J = 8,6, 2,5 Hz, 1H), 5,50 (d, J = 16,6 Hz, 1H), 5,01 (s, 1H), 4,57 (d, J = 5,9 Hz, 2H), 4,47 (d, J = 16,7 Hz, 1H), 3,80 (d, J = 14,6 Hz, 1H), 3,59 (dd, J = 14,7, 2,6 Hz, 1H), 3,42 (d, J = 7,5 Hz, 2H), 2,90 (dd, J = 14,9, 7,6 Hz, 1H).
Ejemplo 126: Preparación de (7'S;-12'-hidroxi-1',11'-dioxo-N-(2,4,6-trifluorobencil)-1',4',5',6',7',11'-hexahidroespiro[ciclopropano-1,3'-[2,7]metanopirido[1,2-a][1,4]diazonina]-10'-carboxamida (129):
[0783]

Síntesis de clorhidrato de 1-vin¡lc¡clopropano-1-am¡na (129a):
[0784] Una solución de ácido 1-vinilciclopropanocarboxílico (974,0 mg, 8,687 mmol) y trietilamina (1,25 ml, 8,968 mmol) en terc-butanol (40 ml) se se agitó a temperatura ambiente mientras se añadía azida de difenilfosforilo (2,1 ml, 9,744 mmol). Después de la adición, la mezcla de reacción se agitó en un baño a 87 °C durante 18 h. La mezcla de reacción se concentró y el residuo se disolvió en acetato de etilo (50 ml), antes de lavar la solución con bicarbonato de sodio saturado (50 ml) y agua (50 ml). Las fracciones acuosas se extrajeron con acetato de etilo (30 ml) y las fracciones orgánicas se combinaron, se secaron sobre MgSO4y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-30 % en hexano para obtener (1-vinilciclopropil)carbamato de terc-butilo.
1H RMN (400 MHz, cloroformo-dj 55,43 (dd, J = 17,0, 10,4 Hz, 1H), 5,16-4,85 (m, 3H), 1,45 (s, 9H), 1,08 (s, 2H), 0,91 (s, 2H).
[0785] Una solución de N-(1-vinilciclopropil)carbamato de terc-butilo (1,2 g, 6,573 mmol) y HCU M en dioxano (16,5 ml) se agitó a ta durante 1,5 h y luego se concentró por completo para obtener el compuesto del título (129a), que se llevó adelante sin más purificación.
Síntesis de (SH1-hidroxipent-4-en-2-il)carbamato de terc-butilo (129b):
[0786] Una solución de ácido (Sj-2-((terc-butoxicarbonil)amino)pent-4-enoico (6,0 g, 26,2 mmol) en tetrahidrofurano (90 ml) se agitó a 0°C mientras se añadía gota a gota hidruro de litio y aluminio 1 M (34,1 ml). Después de 30 min, la mezcla de reacción se diluyó con éter etílico (150 ml) y se agitó vigorosamente a 0 °C, mientras se añadían secuencialmente gota a gota agua (1,3 ml), hidróxido de sodio al 15 % (1,3 ml) y agua (3,9 ml). Después de 30 min, se añadió sulfato de sodio anhidro a la mezcla y se filtró a través de celite después de 2 min. El filtrado se concentró y el residuo resultante se purificó mediante cromatografía en columna sobre gel de sílice, eluyendo con 0-100 % de acetato de etilo en hexano, para obtener el compuesto del título (129b). EM (m/zj 201,83 [M+H]+.
Síntesis de (SH2-((terc-butox/carbon/l)amino)pent-4-en-1-il)(1-vinilciclopropil)carbamato de bencilo (129c):
[0787] Una solución de (Sj de terc-butilo-(1-hidroxipent-4-en-2-il)carbamato (129b, 1,5 g, 6,195 mmol) en diclorometano (80 ml) se agitó en un baño a 0 °C mientras se mezclaba peryodinano de Dess-Martin (3,9 g, 9,094 mmol). adicional. Después de 10 min, la mezcla de reacción se calentó a ta y se agitó durante 1,5 h. Se añadió peryodinano Dess-Martin adicional (750 mg, 1,768 mmol) 139 y la solución resultante se agitó a temperatura ambiente durante 1 hora. La mezcla de reacción se enfrió a 0 °C y se añadió bicarbonato de sodio saturado (100 ml). Después de separar las dos fracciones, la fracción acuosa se extrajo con diclorometano (100 ml). Las fracciones orgánicas se lavaron con solución de tiosulfato de sodio al 10 % (100 ml) y salmuera (70 ml), se combinaron, se secaron sobre MgSO4 y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice, eluyendo con acetato de etilo al 0-50% en hexano, para obtener (Sj-(1-oxopent-4-en-2-il)carbamato de terc-butilo.
[0788] Una suspensión de (S)-(1-oxopent-4-en-2-il)carbamato de terc-butilo (1,2 g, 6,254 mmol) y clorhidrato de 1-vinilciclopropanamina (129a, 6,574 mmol) en tetrahidrofurano (38 mL) se agitó a temperatura ambiente, mientras se añadían trietilamina (1,75 mL, 12,56 mmol) y triacetoxiborohidruro de sodio (2,0 g, 9,424 mmol). La mezcla de reacción resultante se agitó a ta durante 19 h. La mezcla de reacción se concentró para eliminar la mayor parte del tetrahidrofurano, se diluyó con bicarbonato de sodio saturado (100 ml) y se extrajo con acetato de etilo (100 ml x 3). Los extractos se lavaron con salmuera y las fracciones orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron para obtener terc-butil (S)-(1-((1-vinilciclopropil)amino)pent-4-en-2-il)carbamato.
[0789] Una mezcla de (S)-(1-((1-vinilciclopropil)amino)pent-4-en-2-il)carbamato de terc-butilo y carbonato de potasio (1,0 g, 16,38 mmol) en 1,4-dioxano (40 ml) y agua (40 ml) se agitaron a 0 °C, mientras se añadía cloroformiato de bencilo (1,3 ml, 8,852 mmol). La mezcla resultante se agitó a 0 °C durante 2 h y luego a temperatura ambiente durante la noche. La mezcla de reacción se diluyó con cloruro de amonio saturado (100 mL) y el producto se extrajo con acetato de etilo (100 mL x 2). Los extractos se combinaron, se secaron sobre MgSO4, se concentraron y el residuo se purificó mediante cromatografía en columna sobre gel de sílice, eluyendo con 0-30 % de acetato de etilo en hexano, para obtener el compuesto del título (129c). EM (m/zj 400,80 [M+H]+.
Síntesis de (S)-6-((terc-butox/carbon/l)amino)-4-azaspiro[2.6]non-8-eno-4-carboxilato de bencilo (129d):
[0790] El compuesto del título se sintetizó de una manera similar a compuesto 65c, utilizando (Sj-(2-((terc-butoxicarbonil)amino)pent-4-en-1-il)(1-vinilciclopropil)carbamato de bencilo (129c) en lugar de alil(((£j-1-((tercbutoxicarbonil)amino)-2-vinilciclopropil)metil)carbamato de bencilo (65b). EM (m/zj 395,19 [M+H]+. (S)-6-((terc-butoxicarbonil)amino)-4-azaspiro[2,6]non-8-eno-4-carboxilato de bencilo (129d) se purificó adicionalmente mediante cromatografía SFC preparativa en una columna ID-5um usando 30 % Codisolvente IPA-NH3.
Síntesis de (7lSH2'-(benciloxi)-1',11'-dioxo-N-(2,4,6-trifluorobencil)-1',4',5',6',7',11'-hexahidroespiro[ciclopropano-1,3'-[2.71metanop¡r¡do[1.2-a1[1.41d¡azon¡na1-10'-carboxam¡da. (3S.7SH2-(benciloxi)-3-etil-L11-dioxo-N-(2,4,6-trifluorobencil)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (3R7S)-12-(benciloxi)-3-etil-1,11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (129e-1,129e-2 y 129e-3):
[0791] Una mezcla de (Sj-6-((terc-butoxicarbonil)amino)-4-azaspiro[2,6]non-8-eno-4-carboxilato de bencilo (129d, 107,5 mg, 288,62 mmol) y paladio al 10 % sobre carbono (12,2 mg) en acetato de etilo (4 ml) y etanol (2 ml) se agitó en atmósfera de H2. Después de 1 h, la mezcla de reacción se filtró y el filtrado se concentró.
[0792] El residuo se disolvió en HCl 4 N en 1,4-dioxano (4 ml) y se agitó a temperatura ambiente durante 1 h antes de concentrar la mezcla de reacción.
[0793] El residuo anterior, 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo (129,1 mg, 288,58 umol) y sodio bicarbonato (96,2 mg, 1,145 mmol) en agua (l,2 mL) y metanol (6 mL) se agitó a 50 °C. Después de 22 h, la mezcla de reacción se calentó a 60 °C durante 6 h. La mezcla de reacción se concentró para eliminar la mayor parte del disolvente y el residuo se disolvió en acetato de etilo (25 ml) y salmuera (25 ml) y se separó. La fracción acuosa se extrajo con acetato de etilo (25 ml) y las fracciones orgánicas se lavaron con salmuera, se combinaron, se secaron sobre MgSO4 y se concentraron. El residuo se purificó por HPLC preparativa (columna, Gemini 10u C18 110A, AXI/; 250 x 21,2 mm) eluyendo con 30-90 % de acetonitrilo en agua (0,1 % TFA), para obtener los compuestos del título, estereoquímica dibujada arbitrariamente. 129e-1: EM (m/z) 538,14 [M+H]+; l29e-2: EM (m/z) 540,16 [M+H]+; 129e-3: EM (m/z) 540,17 [M+H]+.
Síntesis de (7lS)-12'-h¡drox¡-1'.11'-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1'.4'.5'.6'.7'.11'-hexah¡droesp¡ro[c¡clopropano-1,3'-[2.71metanop¡r¡do[1,2-a1[1.41d¡azon¡na1-10'-carboxam¡da (129):
[0794] (7iS)-12'-(benciloxi)-11'-dioxo-N-(2,4,6-trifluorobencil)-1',4',5',6',7',11'-hexahidroespiro[ciclopropano-1,3'-[2,71 metanopir¡do[1,2-a][1,4]d¡azon¡na]-10'-carboxam¡da (129e-1,56,5 mg, 105 umol) se disolvió en TFA (2 ml) y se agitó a temperatura ambiente durante 2 h. La mezcla de reacción se concentró y el residuo se purificó por HPLC preparativa (columna, Gemini 10u C18 110A, AXI/; 250 x 21,2 mm) eluyendo con 10-65 % de acetonitrilo en agua (0,1 % TFA) para producir el compuesto del título. EM (m/z) 448,21 [M+H1+. 1H RMN (400 MHz, acetonitrilo-d3) 810,34 (s, 1H), 8,37 (s, 1H), 6,91 -6,76 (m, 2H), 4,58 (m, 3H), 3,83 -3,67 (m, 2H), 2,53 (dt, J = 15,9, 8,0 Hz, 1H), 2,17-2,05 (m, 1H), 1,85-1,51 (m, 4H), 1,42 (ddd, J = 14,2, 6,4, 2,2 Hz, 1H), 0,99 (ddd, J = 9,7, 6,8,5,6 Hz, 1H), 0,72 (dddd, J = 10,5, 6,5, 5,0, 1,2 Hz, 1H), 0,50 (ddd, J = 9,7, 6,9, 5,0 Hz, 1H). 19F RMN (376 MHz, acetonitrilo-da) 8 -77,36, -111,24 (ddd, J = 15,0, 9,2, 6,2 Hz), -113,93 (t, J = 7,1 Hz).
Ejemplo 127: Síntesis de (3R,7S)-3-etil-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (3S, 7Sj-3-etil-12-hidroxi-1,11 -dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (130-1 y 130 -2):
[0795]

[0796] Los compuestos del título se sintetizaron de manera similar al compuesto 129, utilizando (3R, 7S)-12-(benciloxi)-3-etil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a1[1,41diazonina-10-carboxamida o (3S, 7S)-12-(benciloxi)-3-etil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a1[1,41diazonina-10-carboxamida (129e-2 o 129e-3) en lugar de (7iS)-12'-(benciloxi)-1',11'-dioxo-N-(2,4,6-trifluorobencil)-1',4',5',6',7',11'-hexahidroespiro[ciclopropano-1,3'-[2,71metanopirido[1,2-a1[1,41diazonina1-10'-carboxamida (129e-1)
[0797] 130-1: EM (m/z) 450,23 [M+H1+. 1H RMN (400 MHz, acetonitrilo-ds) 8 10,43 (s, 1H), 8,37 (s, 1H), 6,91 - 6,76 (m, 2H), 4,59 (d, J = 5,8 Hz, 2H), 4,53 (d, J = 3,8 Hz, 1H), 4,25 (tt, J = 10,9, 6,0 Hz, 1H), 3,64 (dt, J = 14,8,2,7 Hz, 1H), 3,52 (dd, J = 14,7, 1,8 Hz, 1H), 2,18 -2,01 (m, 2H), 1,88-1,73 (m, 1H), 1,67 (ddt, J = 15,3, 7,7, 4,0 Hz, 1H), 1,62-1,45 (m, 2H), 1,40 (dt, J = 14,5, 11,3 Hz, 1H), 1,19-1,04 (m, 1H), 0,96 (t, J = 7,3 Hz, 3H). 19F RMN (376 MHz, acetonitrilo-d3) 8 -77,34, -111,27 (ddd, J = 15,3, 9,3, 6,3 Hz), -113,92 (t, J = 7,1 Hz).
[0798] 130-2: EM (m/z) 450,22 [M+H1+. 1H RMN (400 MHz, acetonitrilo-d3) 810,38 (s, 1H), 8,34 (d, J = 5,7 Hz, 1H), 6,84 (t, J = 8,5 Hz, 2H), 4,58 (d, J = 5,4 Hz), 2H), 4,50 (s, 1H), 3,85 (d, J = 14,7 Hz, 1H), 3,50 (dd, J = 14,8,2,5 Hz, 1H), 3,19 (d, J = 10,1 Hz, 1H), 2,57 (dt, J = 15,6,7,8 Hz, 1H), 2,48 -2,27 (m, 1H), 1,83-1,70 (m, 3H), 1,65 (td, J = 10,4,6,9 Hz, 2H), 1,48 (d, J = 9,7 Hz, 1H), 1,05 (t, J = 7,2 Hz, 3H). 19F RMN (376 MHz, acetonitrilo-d3) 8 -77,25, -111,28 (ddd, J = 15,0, 9,3, 6,0 Hz), -113,95 (q, J = 11,7, 9,5 Hz).
Ejemplo 128: Preparación de (3R,7Sj-3-(difluorometM)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (131):
[0799]

Síntesis de (RH-((terc-but¡ld¡met¡ls¡l¡l)ox¡)but-3-en-2-am¡na (131a):
[0800] Una suspens¡ón de (2 R)-2-am¡nobut-3-en-1 Se ag¡tó clorh¡drato de -ol (1,0 g, 8,18 mmol) y tr¡et¡lam¡na (3,5 ml, 25,11 mmol) en d¡clorometano (12 ml) a 0 °C, m¡entras se añadía cloruro de terc-but¡ld¡met¡ls¡l¡lo (1,35 g, 8,957 mmol). Después de la ad¡c¡ón, la mezcla de reacc¡ón se agitó a ta durante 23 h. La mezcla de reacc¡ón se d¡luyó con d¡clorometano (30 mL) y se lavó con soluc¡ón saturada de b¡carbonato de sod¡o (50 mL). La fracdón acuosa se extrajo con d¡clorometano (2 x 30 ml) y las fracc¡ones orgán¡cas comb¡nadas se lavaron con salmuera (30 ml), se secaron sobre MgSO4 y se concentraron. El res¡duo se d¡solv¡ó en éter etílico, se f¡ltró y el f¡ltrado se concentró para obtener el producto bruto proteg¡do con TBS (131a). EM (m/z) 202.01 [M+H]+.
Síntes¡s de (SH1-h¡drox¡pent-4-en-2-¡l)carbamato de benc¡lo (131b):
[0801] Una soluc¡ón de (2S)-2-am¡no-4-penten-1-ol (2,0 g, 14,53 mmol) y carbonato de potas¡o (6,0 g, 43,63 mmol) en agua (36 ml) y se ag¡tó 1,4-d¡oxano (36 ml) a 0 °C, m¡entras se añadía cloroform¡ato de benc¡lo (2,6 ml, 17,52 mmol). La mezcla se ag¡tó a 0 °C durante 2 h y luego a temperatura amb¡ente durante la noche. La mezcla de reacc¡ón se d¡luyó con b¡carbonato de sod¡o saturado (150 ml) y la mezcla se extrajo con acetato de et¡lo (150 ml x 2). Después de lavar los extractos con agua (150 ml), las fracc¡ones orgán¡cas se comb¡naron, se secaron sobre MgSO4 y se concentraron. El res¡duo se pur¡f¡có med¡ante cromatografía en columna sobre gel de síl¡ce, eluyendo con acetato de et¡lo al 0-70 % en hexano, para obtener el compuesto del título (131b). EM (m/z) 235,84 [M+H]+.
Síntes¡s de benc¡lo (3S. 7R)-3-(((benc¡lox¡)carbon¡l)am¡no)-7-(((terc but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-2,3,4,7-tetrah¡dro-1H-azep¡na-1-carbox¡lato (131c):
[0802] El compuesto del título se preparó de manera s¡m¡lar al compuesto 129d, usando (R)-1-((tercbut¡ld¡met¡ls¡l¡l)ox¡)but-3-en-2-am¡na (131a) en lugar de 1-v¡n¡lc¡clopropanam¡na; clorh¡drato (129a) y (S)-(1-h¡drox¡pent-4-en-2-¡l)carbamato de bencilo (131b) en lugar de (S)-(1-h¡drox¡pent-4-en-2-¡lo) de terc-butilo)carbamato (129b). e M (m/z) 525,01 [M+H]+.
Síntes¡s de (3R. 7SH2-(benc¡lox¡)-3-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-1,11-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (131d):
[0803] Una mezcla de benc¡lo (3S. 7R)-3-(((benc¡lox¡)carbon¡l)am¡no)-7-(((tercbut¡ld¡met¡ls¡l¡l)ox¡)met¡l)-2,3,4,7-tetrah¡dro-1H-azep¡na-1-carbox¡lato (131c, 262,8 mg, 500,8 mmol) y palad¡o al 10 % sobre carbono (51,26 mg) en etanol (10 ml) y EtOAc (5 ml) se ag¡tó en atmósfera de H2 durante 2 h. La mezcla de reacc¡ón se f¡ltró y se concentró a sequedad.
[0804] Una mezcla del res¡duo anter¡or, 3-(benc¡lox¡)-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbamo¡l)-4H-p¡ran-2-carbox¡lato de met¡lo (224,5 mg, 501,83 umol) y b¡carbonato de sod¡o (96,2 mg, 1,15 mmol) en agua (1,2 ml) y metanol (6 ml) se agitó a 50 °C durante 22 h segu¡do de 60 °C durante 6 h. La mezcla de reacc¡ón se concentró para el¡m¡nar la mayor parte del d¡solvente y el res¡duo se d¡solv¡ó en acetato de et¡lo (25 ml) y agua (25 ml) antes de separar las dos fracc¡ones. Después
de extraer la fracción acuosa con acetato de etilo (25 ml), se lavaron dos fracciones orgánicas con salmuera, se combinaron, se secaron sobre MgSO4y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice, eluyendo con 0-9,5 % de metanol en diclorometano, para obtener el compuesto del título (131d). EM (m/z) 656,23 [M+H]+.
Síntesis de (3R.7S)-12-(benc¡lox¡)-3-(d¡fluoromet¡l)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (131e):
[0805] (3R,7S)-12-(benciloxi)-3-(((terc-butildimetilsilil)oxi)metil)-1,1-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1 Se disolv¡ó,2-a][1,4]d¡azon¡na-10-carboxamida (13ld, 230,2 mg, 351,03 umol) en HCl 4 N en dioxano (3 ml) en un baño a 0 °C y se agitó durante 30 min. La mezcla de reacción se concentró y el residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo con 0-20 % de metanol en diclorometano para obtener el alcohol desprotegido. EM (m/z) 542,17 [M+H]+.
[0806] Una solución de (3R, 7S)-12-(benciloxi)-3-(hidroximetil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (76,9 mg, 142,01 umol) en diclorometano (10 mL) se agitó a ta como peryodinano de Dess-Martin (91,9 mg, 216,67 umol) se añadió. Después de 30 min a temperatura ambiente, la mezcla de reacción se enfrió a 0 °C y se añadieron bicarbonato de sodio saturado (10 ml), solución de tiosulfato de sodio al 10 % (10 ml) y diclorometano (10 ml), antes de separar las dos fracciones. Después de extraer la fracción acuosa con acetato de etilo (10 ml x 2), las fracciones orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron. El residuo bruto se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con 0-8 % de metanol en diclorometano para obtener (3R,7S)-12-(benciloxi)-3-formil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da. EM (m/z) 540,14 [M+H]+.
[0807] Una solución de (3R,7S)-12-(benciloxi)-3-formil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (63,4 mg, 118 umol) en diclorometano (2 ml) se agitó a 0 °C como (dietilamino Se añadió trifluoruro de azufre (0,017 ml, 129 umol). Después de 30 min, la mezcla de reacción se agitó a temperatura ambiente durante 22 h. Se añadió bicarbonato de sodio saturado (20 ml) y la mezcla se extrajo con diclorometano (2 x 20 ml). Los extractos combinados se secaron sobre MgSO4, se concentraron y el residuo se purificó mediante cromatografía en columna sobre gel de sílice, eluyendo con 0-8 % de metanol en diclorometano, para obtener el compuesto del título (131e). EM (m/z) 562,15 [M+H]+.
Síntesis de (3R.7S)-3-(d¡fluoromet¡l)-12-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (131):
[0808] (3R, 7S)-12-(benciloxi)-3-(difluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]Se disolvió diazonina-10-carboxamida (131e) (66,3 mg, 118 umol) en ácido trifluoroacético (2 ml) y se agitó a ta. Después de 1 h, la mezcla de reacción se concentró y el residuo se purificó por HPLC preparativa (columna, Gemini 10u C18 110A, AXI/; 250 x 21,2 mm), eluyendo con 10-60 % de acetonitrilo en agua (0,1 % de ácido trifluoroacético), para obtener el compuesto del título (131). EM (m/z) 472,20 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 6 10,32 (s, 1H), 8,39 (d, J = 2,9 Hz, 1H), 6,94 -6,75 (m, 2H), 6,03 (td, J = 54,9, 3,5 Hz, 1H), 4,65 (dt, J = 15,0, 3,3 Hz, 1H), 4,59 (s, 2H), 4,55 (s, 1H), 3,83 (d, J = 14,8 Hz, 1H), 3,72 (dd, J = 15,1, 1,7 Hz, 1H), 2,16 (ddd, J = 17,1, 12,3, 5,0 Hz, 2H), 1,92-1,73 (m, 3H), 1,24-1,09 (m, 1H). 19F RMN (376 MHz, acetonitrilo-da) 6 -77,36, -111,06 - -111,40 (m), -113,75 - -114,10 (m), -125,91 - -127,10 (m), -128,45 (ddd, J = 286,8,55,2, 12,6 Hz).
Ejemplo 129: Preparación de (4R,7S)-4-fluoro-12-hidroxi-4-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida, (4S,7S)-4-fluoro-12-hidroxi-4-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7S)-12-hidroxi-4-metil-1,11 -dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (132-1,132-2 y 132-3):
[0809]

Síntesis de (4S.7S)-12-(benc¡lox¡)-4-h¡drox¡-4-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (4R.7S)-12-(benc¡lox¡)-4-h¡drox¡-4-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (132a-1 y 132a -2):
[0810] Los compuestos del título se s¡ntet¡zaron de manera s¡m¡lar a los compuestos 107a-1 y 107a-2, usando (7S)-12-(benzylox y)-1.4.11-tr¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (79a). en lugar de (5R.7S)-5.12-d¡h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡lo)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (103a).
Síntes¡s de (4R.7S)-4-fluoro-12-h¡drox¡-4-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da.____________ (4S.7S)-4-fluoro-12-h¡drox¡-4-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da y (7S)-12-h¡drox¡-4-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (132-1,132-2 y 132-3):
[0811] Los compuestos del título se prepararon de manera s¡m¡lar a los compuestos 115-1,115-2 y 116-1, ut¡l¡zando (4S.7S)-12-(benc¡lox¡)-4-h¡drox¡-4-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da o (4R.7S)-12-(benc¡lox¡)-4-h¡drox¡-4-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (132a-1 o 132a-2) en lugar de (5S.7S)-12-(benc¡lox¡)-5-h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da o (5R.7S)-12-(benc¡lox¡)-5-h¡drox¡-5-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (107a-1 o 107a-2).
[0812] 132-1: EM (m/z) 454.22 [M+H1+. 1H RMN (400 MHz. aceton¡tr¡lo-d3) d 9.32 (s. 1H). 8.40 (d. J = 5.3 Hz. 1H). 6.87 (t. J = 8.5 Hz. 1H). 6.68 (t. J = 8.5 Hz). 1H). 4.93 - 4.69 (m. 2H). 4.58 (q. J = 15.7. 14.9 Hz. 2H). 4.42 (dd. J = 14.8.4.8 Hz.
1H). 3.83 (dd. J = 14.9. 10.8 Hz. 1H). 3.64 (dd. J = 14.9. 6.1 Hz. 1H). 3.11 (td. J = 37.5. 15.2 Hz. 2H). 2.11 (m. 2H). 1.48 1.33 (m. 3H).
[0813] 132-2: EM (m/z) 454.22 [M+H1+. 1H RMN (400 MHz. aceton¡tr¡lo-d3) d 8.44 (d. J = 12.1 Hz. 1H). 6.96 -6.82 144 (m.
1H). 6.69 (t. J = 8.5 Hz. 1H). 5.48 (s. 1H). 4.83 (dd. J = 15.2. 7.5 Hz. 2H). 4.65 (d. J = 16.7 Hz. 2H)). 4.54 - 4.27 (m. 3H).
3.91 (d. J = 14.9 Hz. 2H). 3.74 (d. J = 14.5 Hz. 2H). 3.51 -3.23 (m. 3H). 2.11 (s. 3H). 1.44 (dd. J = 22.1. 3.6 Hz. 3H).
[0814] 132-3: EM (m/z) 434.22 [M+H1+. 1H RMN (400 MHz. aceton¡tr¡lo-d3) d 10.38 (d. J = 25.2 Hz. 1H). 9.30 (s. 1H). 8.39 (d. J = 11.5 Hz. 1H). 6.87 (t. J = 8.5 Hz). 1H). 6.69 (t. J = 8.5 Hz. 1H). 5.39 (s. 1H). 5.15 (d. J = 34.3 Hz. 1H). 4.96 -4.69 (m. 2H). 4.62 (s. 1H). 4.43 (s. 1H). 4.00 -3.64 (m. 2H). 2.85 (m. 2H). 1.72 (s. 3H).
Ejemplo 130: Preparación de (7S)-5-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxam¡da (133):
[0815]

[0816] Se preparó (7S)-12-(benciloxi)-5-fluoro-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (133a) de manera similar al compuesto 113a-2, usando (7S)-12-(benciloxi)-1,5,11-trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (103a) en lugar de (3S,7S)-12-(benciloxi)-3-metil-1,5,11-trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida.
[0817] El compuesto del título se preparó de manera similar al compuesto 113, usando (7S)-12-(benciloxi)-5-fluoro-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (133a) en lugar de (3S,7S)-12-(benciloxi)-5,5-difluoro-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (113a-1). EM (m/z): 438,22 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 8 10,28 (s, 1H), 8,43 (s, 1H), 6,86 (t, J = 8,5 Hz, 2H), 5,46 (d, J = 22,3 Hz, 1H), 5,04 (s, 1H), 4,61 (d, J = 4,9 Hz, 2H), 4,46 (q, J = 10,3, 9,7 Hz, 1H), 3,91 (s, 2H), 3,42-3,31(m, 1H), 3,29-3,14 (m, 1H), 2,60-2,40 (m, 1H).
Ejemplo 131: Preparación de (7S)-N-(2,4-difluorobencil)-7-etil-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-27 -metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7R)-N-(2,4-difluorobencM)-7-etil-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-27-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (134-1 y 134-2):
[0818]

[0819] Los compuestos del título se prepararon de manera similar a los compuestos 59-1 y 59-2, usando EtMgBr en lugar de MeMgBr y metil 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. Los estereoisómeros se separaron mediante cromatografía SFC en una columna IA usando codisolvente de metanol.
[0820] 134-1: EM (m/z) 449,9 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,49 (s, 1H), 8,5 (s, 1H), 7,39 (s, 1H), 6,83 (m, 2H), 4,66 (m, 2H), 4,48 (m, 1H), 3,80 (m, 1H), 3,39 (m, 1H), 3,07 (m, 1H), 2,35-0,80 (m, 11H).
[0821] 134-2: EM (m/z) 449,9 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,48 (s, 1H), 8,5 (s, 1H), 7,39 (s, 1H), 6,83 (m, 2H), 4,7 (m, 2H), 4,62 (m, 1H), 3,81 (m, 1H), 3,39 (m, 1H), 3,07 (m, 1H), 2,31-0,75 (m, 11H).
Ejemplo 132: Preparación de (12S)-7-hidroxi-3-metil-6,8-dioxo-N-(2,4,6-trifluorobencil)-6,8,12,13-tetrahidro-4H-5, 12-metanoisoxazolo[4,5-f]pirido[1,2-a][1,4]diazonina-9-carboxamida y (5S)-10-hidroxi-3-metil-9,11-dioxo-N-(2,4,6-trifluorobencil)-4,9,11,13-tetrahidro-5H-5,12-metanoisoxazolo[5,4-f]pirido[1,2-a][1,4]diazonina-8-carboxamida (135-1 y 135-2):
[0822]

Síntesis de cloruro de (ZVN-hidroxiacetimidoilo (135a):
[0823] A una solución de oxima de acetaldehído (1,598 g, 27,1 mmol) en DMF (50 mL), NCS (3,61 g, 27,1 mmol) se añadió a ta, luego la reacción se calentó a 50 °C y se agitó durante 2 horas. La mezcla de reacción se extrajo con acetato de etilo (150 ml) y se lavó con salmuera. La capa orgánica se secó sobre MgSO4 y el disolvente se eliminó para obtener el compuesto del título (135a), que se usó para el siguiente paso de la reacción.
Síntesis de bencilo ^^-(((benc iloxO carbon iD am ino^-m etil^a^^J^^a-hexah id ro^H -isoxazo loR ^-c lazep ina^-carboxilato y bencilo ^^-(((benc iloxO carbon iD am ino^-m etil^a^^^^^a-hexah idro^H -isoxazo lo^^-c lazep ina- 7-carboxilato (135b-1 y 135b-2):
[0824] A una solución de bencilo (S)-3-(((benc¡lox¡)carbon¡l)am¡no)-2,3,4,7-tetrah¡dro-1H-azep¡na-1-carbox¡lato (1,22 g, 3,21 mmol) y TEA (813 mg, 8,03 mmol) en DCM (50 ml) Se añadió cloruro de N-hidroxiacetimidoilo (135a) a ta. Después de agitar la mezcla de reacción durante 48 h, se extrajo con acetato de etilo (150 ml), se lavó con salmuera y se secó sobre MgSO4. A continuación, se eliminó el disolvente para obtener los compuestos del título (135b-1 y 135b-2) como una mezcla de regioisómeros, que se utilizaron posteriormente sin más purificación. EM (m/z) 438,2 [M+H]+.
Síntesis de (SW -^benciloxOcarboniDamino^-metiM^J^-tetrahidro^H-isoxazoloR^-clazepina^-carboxilato de bencilo y (S^-^benciloxO carboniDam ino^-m etiM ^^^-tetrahidro^H-isoxazolo^^-clazepina^-carboxilato de bencilo (135c-1 y 135c-2):
[0825] A una solución de mezcla bruta de ^^ -(((b en c ilo xO ca rb on i^a m in o^-m e til^a ^^J^^a -h exa h id ro - 5H-isoxazolo[4,5-c]azepina-5-carboxilato de bencilo y ^^ -(((b e n c ilo xO ca rb o n i^a m in o ^ -m e til^a ^^^^^a h e xa h id ro ^H -isoxazolo[5,4-c]azepina-7-carboxilato de bencilo (135b-1 y 135b-2, 890 mg) se añadió en DCE (100 ml), DDQ (462 mg, 2,03 mmol). La solución se calentó a reflujo durante 4 horas. La reacción se concentró y el residuo purificado por columna de gel de sílice para proporcionar los compuestos del título (135c-1 y 135c-2) como una mezcla de regioisómeros. EM (m/z) 436,1 [M+H]+. Síntesis de (S ^-m e til^^J^-te trah id ro^H -isoxazo lo^^-^azep in^-am ina y (S)-3-metil-5,6,7, 8-tetrahidro^H-isoxazolo^^-^azepin^-am ina (135d-1 y 135d-2):
[0826] A una solución de bencilo (S^-^benc iloxO carbon ilo^m ino^-m etiM ^J^-te trah id ro^H -isoxazo lo^^-c]azepina-5-carboxilato y bencilo (S^-^benciloxO carbon i^am ino^-m etiM ^^^-tetrah idro^H -isoxazolo^^-^azepina-7-carboxilato (135c-1 y 135c-2, 354 mg) en DCM (10 mL), TMSI (1 ml) se añadió. Después de 30 min, se añadió HCl (1 N, 2 ml) y se agitó durante 30 min. La concentración dio los compuestos del título (135d-1 y 135d-2) como una mezcla de regioisómeros, que se usaron posteriormente sin purificación adicional. EM (m/z) 167,95 [M+H]+.
Síntesis de (^S W -h id rox i^-m e til^^-d ioxo -N -^^^-tn fluo robenc iD ^^.^ .^ -te trah id ro^H ^.^-m e tano isoxazo lo^. 5-flpindoH^-alH^ldiazonina^-carboxamida y (5S)-10-h¡drox¡-3-met¡l-9,11-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-4,9,11,13-tetrah¡dro-5H-5.12-metano¡soxazolo[5.4-f1p¡r¡do[1.2-a1[1.41d¡azon¡na-8-carboxam¡da (135-1 y 135-2):
[0827] Los compuestos del título se prepararon de manera similar al compuesto 28 usando (S)-3-metil-5,6,7,8-tetrahidro-4H-isoxazolo[4,5-c]azepin-7- amina y (S)-3-metil-5,6,7,8-tetrahidro-4H-isoxazolo[5,4-c]azepin-5-amina (135d-1 y 135d-2) en lugar de 1,4-oxazepan-6-amina y 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo, y separando los regioisómeros mediante cromatografía en fase normal antes de la desprotección con TFA.
[0828] 135-1, del pico 1: EM (m/z) 475,04 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,27 (t, J = 5,8 Hz, 1H), 8,54 (s, 1H), 6,67 (t, J = 8,1 Hz, 2H), 5,36 (dd, J = 16,5, 1,7 Hz, 1H), 4,84 (d, J = 9,3 Hz, 1H), 4,67 (t, J = 6,4 Hz, 2H), 4,13 (d, J = 14,4 Hz, 1H), 4,01 -3,74 (m, 4H), 3,05 (d, J = 18,3 Hz, 1H), 2,25 (s, 3H).
[0829] 135-2, del pico 2: EM (m/z) 475,05 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,33 (d, J = 6,2 Hz, 1H), 8,59 (s, 1H), 6,67 (t, J = 8,1 Hz, 2H), 5,70 (d, J = 17,2 Hz, 1H), 4,85 (s, 1H), 4,68 (t, J = 5,7 Hz, 2H), 4,34 (d, J = 17,2 Hz, 1H), 4,13 (d, J = 14,3 Hz, 1H), 3,76 (d, J = 14,3 Hz, 1H), 3,34 (d, J = 14,8 Hz, 1H), 2,69 (d, J = 17,0 Hz, 1H), 2,20 (s, 3H).
Ejemplo 133: Preparación de (13S)-10-cloro-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencM)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida y (13R)-10-cloro-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencilo))-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (136-1 y 136-2):
[0830]

[0831] Los compuestos del título se prepararon de manera similar a los compuestos 127-1 y 127-2, usando 7-cloro-1,3,4,5-tetrahidro-2H-benzo[d]azepin-2-uno en lugar de 6-cloro-3,4-dihidronaftalen-2(1H)-ona.
[0832] 136-1: EM (m/z) 504,20 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,38 (t, J = 5,8 Hz, 1H), 10,23 (s, 1H), 9,02 (s, 1H), 7,50 - 7,31 (m, 2H), 7,31 - 7,14 (m, 2H), 6,02 (s, 1H), 4,73 - 4,55 (m, 2H), 4,45 (dd, J = 15,1, 2,7 Hz, 1H), 4,29 (td, J = 12,6, 5,4 Hz, 1H), 4,00 (d, J = 15,1 Hz, 1H), 3,48-3,41 (m, 2H), 2,88 (dd, J = 15,4, 5,4 Hz, 1H).
[0833] 136-2: EM (m/z) 504,21 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,38 (t, J = 5,7 Hz, 1H), 10,22 (s, 1H), 9,02 (s, 1H), 7,46 - 7,30 (m, 2H), 7,30 - 7,12 (m, 2H), 6,02 (s, 1H), 4,60 (d, J = 6,7 Hz, 2H), 4,45 (dd, J = 15,1,2,8 Hz, 1H), 4,29 (td, J = 12,6, 5,4 Hz, 1H), 4,00 (d, J = 15,1 Hz, 1H), 3,60 (d, J = 8,0 Hz, 1H), 3,45 (s, 2H), 2,94 -2,82 (m, 1H).
Ejemplo 134: Preparación de (4S,7S)-12-hidroxi-4-metil-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (4R,7S)-12-hidroxi-4-metil-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazomna-10-carboxamida (137-1 y 137-2):
[0834]

Síntesis de (3S)-6-metilazepan-3-amina (137a):
[0835] El compuesto del título se preparó con un método similar al compuesto 124, usando bencilo (S)-3-(((benciloxi)carbonil)amino)-6-oxoazepano-1-carboxilato en lugar de (7S)-12-(benciloxi)-1,5,11-trioxo-N-(2,4,6-trifluorobencilo)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (103a) y Pd(OH)2/ C en lugar de Pd/C.
Síntesis_______ de_______ (4S,7S)-12-hidroxi-4-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (137-1 y 137-2):
[0836] Los compuestos del título se sintetizaron de manera similar a los compuestos 40-1 y 40-2, utilizando (3S)-6-metilazepan-3-amina (137a) en lugar de rel-(1R,4S,6R)-2-azabicido[4.2.1]nonan-4-amina (40f). La separación quiral se llevó a cabo antes de la desprotección de bencilo.
[0837] 137-1: EM (m/z) 436,25 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 8 10,42 (s, 1H), 8,39 (s, 1H), 6,98 - 6,75 (m, 2H), 4,71 - 4,48 (m, 3H), 3,87 (dt, J = 14,6, 2,4 Hz, 1H), 3,78 (dd, J = 13,2, 10,3 Hz, 1H), 3,62 (dd, J = 14,7, 1,5 Hz, 1H), 3,30 (dd, J = 13,2, 7,1 Hz, 1H), 2,23 -2,04 (m, 2H), 1,50 (dt, J = 15,2,4,1 Hz, 1H), 1,20 (dddd, J = 15,6, 13,2, 10,5, 2,7 Hz, 1H), 1,01 (d, J = 6,7 Hz, 3H)).
[0838] 137-2: EM (m/z) 436,25 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) d 10,38 (s, 1H), 8,38 (s, 1H), 6,86 (d, J = 10,2 Hz, 2H), 4,58 (d, J = 22,0 Hz, 3H), 4,36 (d, J = 12,6 Hz, 2H), 3,92 -3,53 (m, 4H), 2,65 (s, 2H), 1,82-1,37 (m, 3H), 0,99 (dd, J = 18,0, 6,4 Hz, 3H).
Ejemplo 135: Preparación de (13S)-11-doro-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencM)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (138):
[0839]

Síntesis________de________(13S)-4-(benciloxi)-11-bromo-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g1p¡r¡do[1,2-a1[1.41d¡azon¡na-2-carboxam¡da (138a):
[0840] El compuesto del título se preparó de manera similar al compuesto 63g, usando dihidrocloruro de 8-bromo-2,3,4,5-tetrahidro-1Hbenzo[d]azepin-1-amina (122d) en lugar de dihidrobromuro de 2,3,4,5-tetrahidro-1H-benzo[d]azepin-1 -amina (63f).
Síntesis________ de________ (13S)-4-(benciloxi)-11-cloro-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g1pir¡do[1.2-a1[1.41d¡azon¡na-2-carboxam¡da (138b):
[0841] A un tubo de microondas con una barra de agitación se le añadió (13S)-4-(benciloxi)-11-bromo-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g1pirido[1,2-a1[1,41diazonina-2-carboxamida, (138a, 0,055 g, 0,086 mmol), Me4NCl (0,0094 g, 0,086 mmol), L-prolina (0,0020 g, 0,017 mmol) y óxido cuproso (0,0012 g, 0,0086 mmol). El tubo se selló, se evacuó y se rellenó dos veces con argón. Se añadió etanol (1 ml) y la suspensión se calentó a 100 °C durante la noche. La mezcla de reacción se concentró y purificó por cromatografía en columna (0-100 % EtOAc/heptano) para dar una mezcla inseparable de (13S)-4-(benciloxi)-11-bromo-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g1pirido[1,2-a1[1,41diazonina-2-carboxamida y (13S)-4-(benciloxi)-11-cloro-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g1pyiido[1,2-a1[1,41diazonina-2-carboxamida (138a y 138b), que se usó sin purificación adicional.
Síntesis__________ de__________(13S)-11-cloro-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g1p¡r¡do[1,2-a1[1.41d¡azon¡na-2-carboxam¡da (138):
[0842] A un matraz que contiene una mezcla inseparable de (13S)-4-(benciloxi)-11-bromo-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g1pirido[1,2-a1[1,41diazonina-2-carboxamida y (13S)-4-(benciloxi)-11-cloro-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g1pirido[1,2-a1[1,41diazonina-2-carboxamida (138a y 138b, 0,0085 g, 0,014 mmol) se añadió a una solución de tolueno/TFA 1:1 (2 ml).
La mezcla de reacción se agitó a ta durante 3 h. La mezcla de reacción se concentró, se disolvió en MeCN, se filtró y se purificó mediante HPLC preparativa (columna, Gemini 10|j C18 110A, AXI/; 250 x 21,2 mm), eluyendo con 5-100 % de acetonitrilo en agua (0,1 % TFA) durante 30 minutos, para proporcionar el compuesto del título. e M (m/z) 504,14 [M+H]+.
1H RMN (400 MHz, DMSO-da) 810,37 (t, J = 5,7 Hz, 1H), 9,07 (s, 1H), 7,40 -7,18 (m, 5H), 5,98 (s, 1H), 4,61 (qd, J = 14,6, 5,7 Hz, 2H), 4,44 (dd, J = 15,2, 2,8 Hz, 1H), 4,27 (td, J = 12,6, 5,5 Hz, 1H), 4,00 (d, J = 15,1 Hz, 1H), 3,62 -3,50 (m, 2H), 2,88 (dd, J = 15,4, 5,5 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 8 - 109,22 (tt, J = 9,6, 6,3 Hz), -112,53 (t, J = 7,3 Hz).
Ejemplo 136: Preparación de (6R)-N-(3-doro-2,4-difluorobencN)-9,10-difluoro-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida y (6S)-N-(3-cloro-2,4-difluorobencN)-9,10-difluoro-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazomna-3-carboxamida (139-1 y 139-2):
[0843]

[0844] Los compuestos del título se prepararon de manera similar a los compuestos 127-1 y 127-2, usando 6,7-difluoro-3,4-dihidronaftalen-2(1H)-ona en lugar de 6-cloro-3,4-dihidronaftalen-2(1H)-ona, y 3-benciloxi-5-[(3-cloro-2,4-difluorofenil)metilcarbamoil]-4-oxo-piran-2-carboxilato de etilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. La separación quiral se llevó a cabo usando SFC preparativa (IB, 45 % de MeOH que contenía 0,1 % de dietilamina).
[0845] 139-1: EM (m/z) 522,15 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,36 (t, J = 6,0 Hz, 1H), 8,52 (s, 1H), 7,46 -7,35 (m, 2H), 7,35 - 7,22 (m, 2H), 5,47 (d, J = 16,6 Hz, 1H), 4,99 (td, J = 7,8,2,3 Hz, 1H), 4,61 (d, J = 6,0 Hz, 2H), 4,44 (d, J = 16.7 Hz, 1H), 3,80 (d, J = 14,7 Hz, 1H), 3,62 (dd, J = 14,8,2,8 Hz, 1H), 3,35 -3,35 (m, 1H), 2,87 (dd, J = 15,1, 7,6 Hz, 1H).
19F RMN (376 MHz, DMSO-d6) 8 -115,99 - -116,39 (m), -118,35 (d, J = 8,0 Hz), -141,06 (ddd, J = 22,1, 11,2, 8,2 Hz), -141,91 (dt, J = 21,1, 9,8 Hz).
[0846] 139-2: EM (m/z) 522,13 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,36 (t, J = 6,0 Hz, 1H), 8,52 (s, 1H), 7,47 -7,34 (m, 2H), 7,34 - 7,22 (m, 2H), 5,47 (d, J = 16,6 Hz, 1H), 4,99 (td, J = 7,5, 2,2 Hz, 1H), 4,61 (d, J = 6,0 Hz, 2H), 4,44 (d, J = 16.7 Hz, 1H), 3,80 (d, J = 14,6 Hz, 1H), 3,62 (dd, J = 14,8,2,8 Hz, 1H), 3,38 (dd, J = 15,2, 7,3 Hz, 1H), 2,86 (dd, J = 15,0, 7,6 Hz, 1H)). 19F RMN (376 MHz, DMSO-d6) 8 -116,19 (td, J = 7,4,6,2, 2,3 Hz), -118,36 (d, J = 8,1 Hz), -141,05 (ddd, J = 23,3, 11,7, 8,3 Hz), -141,90 (dt, J = 21,0, 9,9 Hz).
Ejemplo 137: Preparación de (13S)-10-cloro-N-(2,4-difluorobencM)-4-hidroxi-3,5-dioxo-3,5,8,13-tetrahidro-7H-6,13-metanobenzo [g]pirido[1,2-a][1,4]diazonina-2-carboxamida y (13R)-10-cloro-N-(2,4-difluorobencil)-4-hidroxi-3,5-dioxo-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (140-1 y 140-2):
[0847]

[0848] Los compuestos del título se prepararon de manera similar a los compuestos 136-1 y 136-2, utilizando 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo.
[0849] 140-1: EM (m/z) 486,19 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,35 (t, J = 5,9 Hz, 1H), 9,03 (s, 1H), 7,46 (td, J = 8,7, 6,5 Hz, 1H), 7,41 - 7,32 (m, 2H), 7,32 - 7,22 (m, 2H), 7,15 - 7,04 (m, 1H), 6,04 (s, 1H), 4,66 - 4,51 (m, 2H), 4,46 (dd,
J = 15,2, 2,7 Hz, 1H), 4,30 (td, J = 12,6, 5,4 Hz, 1H), 4,02 (d, J = 15,0 Hz, 1H), 3,62 (d, J = 13,3 Hz, 2H), 2,89 (dd, J = 15,3, 5,4 Hz, 1H).
[0850] 140-2: EM (m/z) 486,21 [M+H]+. 1H RMN (400 MHz, DIVISOR) 810,35 (t, J = 5,9 Hz, 1H), 10,23 (s, 1H), 9,03 (s, 1H), 7,46 (td, J = 8,7, 6,6 Hz, 1H), 7,42 - 7,33 (m, 1H), 7,33 - 7,20 (m, 2H), 7,13-7,02 (m, 1H), 6,55 (s, 1H), 6,04 (s, 1H), 4,70 - 4,50 (m, 2H), 4,46 (dd, J = 15,1, 2,7 Hz, 1H), 4,30 (td, J = 12,7, 5,5 Hz, 1H), 4,02 (d, J = 15,0 Hz, 1H), 3,69 -3,53 (m, 2H), 2,89 (dd, J = 15,3, 5,4 Hz, 1H).
Ejemplo 138: Preparación de 12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-5-(trifluorometM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4,7]triazonina-10-carboxamida (141):
[0851]

Síntesis_____ de_____ 12-(benc¡lox¡)-1,11-d¡oxo-N-(2,4,6-trfluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a1[1,4.71tr¡azon¡na-10-carboxamida (141a):
[0852] A una soluc¡ón de 1,4-d¡azepan-6-am¡na (82,2 mg, 0,714 mmol) en MeOH (3 mL) y H2O (0,5 mL), b¡carbonato de sod¡o (135 mg, 1,61 mmol) y 3-(benc¡lox¡)-4-oxo-5-((2,4,6-tr¡fluorobenc¡l)carbamo¡l)-4H-p¡ran-2-carbox¡lato de met¡lo (180 mg, 0,402 mmol) a temperatura amb¡ente. La mezcla de reacc¡ón se agitó durante la noche a 50 °C y luego se extrajo con acetato de etilo (100 ml). La fase orgán¡ca se lavó con salmuera, se secó sobre MgSO4 y se concentró. El res¡duo se pur¡f¡có med¡ante una columna de gel de síl¡ce para proporc¡onar el compuesto del título (141a). EM (m/z) 513,126 [M+H]+.
Síntes¡s______de______12-(benc¡lox¡)-1.11-d¡oxo-N-(2.4.6-t¡¡fluorobenc¡l)-5-(tr¡fluoromet¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.4.71tr¡azon¡na-10-carboxam¡da (141b):
[0853] A una soluc¡ón de 12-(benc¡lox¡)-1,11-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4,7]t¡¡azon¡na-10-carboxam¡da (141a, 125 mg, 0,244 mmol) en ACN (5 ml), se añad¡ó tr¡fluoromet¡lt¡olato de tetramet¡lamon¡o (70 mg, 0,399 mmol) a ta. La mezcla de reacc¡ón se ag¡tó durante 30 m¡n, luego se añad¡ó AgF (92,8 mg, 0,73 mmol) y la mezcla de reacc¡ón se ag¡tó a 50 °C durante 4 h. Después de que la reacc¡ón se enfr¡ara a ta, la mezcla de reacc¡ón se f¡ltró a través de Cel¡te® y se el¡m¡nó el d¡solvente. El res¡duo se pur¡f¡có med¡ante una columna de gel de síl¡ce para proporc¡onar el compuesto del título (141b). EM (m/z) 581,1 [M+H]+.
Síntes¡s_______ de_______ 12-h¡drox¡-1,11-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-5-(tr¡fluoromet¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metano¡p¡r¡do[1.2-a1[1.4.71tr¡azon¡na-10-carboxam¡da (141):
[0854] El compuesto del título se preparó de manera s¡m¡lar al compuesto 28, usando 12-(benc¡lox¡)-1,11-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-5-(tr¡fluoromet¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4,7]tr¡azon¡na-10-carboxam¡da (141b) en lugar de (7S)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-1,11-d¡oxo-1,3,4,6,7,11-hexah¡dro-2,7-metanop¡r¡do[1,2-d][1,4,7]oxad¡azon¡na-10-carboxam¡da (28a). EM (m/z) 491,1 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,33 (dt, J = 6,0, 3,9 Hz, 1H), 8,61 (d, J = 1,8 Hz, 1H), 7,18 (t, J = 8,7 Hz, 2H), 4,78 (s, 1H), 4,56 (t, J = 4,5 Hz, 2H), 4,32 (m, 1H), 4,10 (d, J = 15,6 Hz, 1H), 4,03 -3,92 (m, 1H), 3,85 (d, J = 14,7 Hz, 2H), 3,59 (d, J = 15,5 Hz, 1H), 3,55 -3,42 (m, 1H), 3,17 (dd, J = 13,2, 6,2 Hz, 1H).
Ejemplo 139: Preparación de (3S,5S,7S)-12-hidroxi-3,5-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (3S,5R,7S)-12-hidroxi-3,5-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida
(142-1 y 142-2):
[0855]

[0856] Los compuestos del título se prepararon de manera similar a los compuestos 108-1 y 108-2, usando bencilo (2S,6S)-6-((terc-butoxicarbonil)amino)-2-metil-4-oxoazepano-1-carboxilato en lugar de bencilo (2S,6S)-6-((tercbutoxicarbonil)amino)-2-metil-3-oxoazepano-1-carboxilato.
[0857] 142-1: EM (m/z) 450,25 [M+H] (400 MHz, metanol-d^ 88,47 (s, 1H), 6,92 (t, J = 8,5 Hz, 2H), 4,94 (d, J = 2,5 Hz, 1H), 4,68 (s, 3H), 3,81 (d, J = 17,2 Hz, 2H), 2,04 (d, J = 14,2 Hz, 1H), 1,97-1,84 (m, 1H), 1,75 (s, 1H), 1,55 (dd, J = 20,7, 10,0 Hz, 2H), 1,27 (d, J = 6,6 Hz, 3H), 0,96 (d, J = 5,8 Hz, 3H).
[0858] 142-2: EM (m/z) 450,24 [M+H]+.1H RMN (400 MHz, metanol-d4) 88,47 (s, 1H), 6,92 (s, 2H), 4,81 (s, 2H), 4,68 (s, 2H), 3,94 (s, 1H), 3,64 (s, 1H), 2,41 (s, 1H), 2,19 (s, 1H), 1,70 (d, J = 5,0 Hz, 2H), 1,41 (s, 1H), 1,35 (d, J = 6,9 Hz, 3H),
0,94 (d, J = 6,0 Hz, 3H).
Ejemplo 140: Preparación de (6R)-N-(3-cloro-2-fluorobencM)-9,10-difluoro-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida y (6S)-N-(3-cloro-2-fluorobencM)-9,10-difluoro-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f)pirido[1,2-a][1,4]diazonina-3-carboxamida (143-1 y 143-2):
[0859]

[0860] Los compuestos del título se prepararon de manera similar a los compuestos 139-1 y 139-2 utilizando 3-(benciloxi)-5-((3-cloro-2-fluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. La separación quiral se llevó a cabo usando SFC preparativa
(IB, EtOH al 50 % que contiene TFA al 0,1 %).
[0861] 143-1: EM (m/z) 504,16 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,37 (t, J = 6,0 Hz, 1H), 8,53 (s, 1H), 7,50 (td, J
= 7,7, 1,7 Hz, 1H), 7,41 (dd, J = 11,7, 8,2 Hz, 1H), 7,37 -7,24 (m, 2H), 7,20 (td, J = 7,9, 1,0 Hz, 1H), 5,47 (d, J = 16 1H), 5,00 (td, J = 7,9, 2,2 Hz, 1H), 4,72 - 4,56 (m, 2H), 4,44 (d, J = 16,7 Hz, 1H), 3,80 (d, J = 14,6 Hz, 1H), 3,62 (dd, J = 14,8,2,8 Hz, 1H), 3,40 (d, J = 7,3 Hz, 1H), 2,87 (dd, J = 15,0, 7,7 Hz, 1H). 19F RMN (376 MHz, DMSOd 6) 8 -121,99 (t, J
= 6,9 Hz), -141,06 (ddd, J = 22,2, 11,1, 8,3 Hz), -141,90 (dt, J = 21,2, 10,1 Hz).
[0862] 143-2: EM (m/z) 504,14 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,37 (t, J = 6,0 Hz, 1H), 8,53 (s, 1H), 7,50 (td, J
= 7,7, 1,7 Hz, 1H), 7,41 (dd, J = 11,7, 8,2 Hz, 1H), 7,38 -7,23 (m, 2H), 7,20 (td, J = 7,9, 1,1 Hz, 1H), 5,47 (d, J = 16 1H), 5,00 (dt, J = 8,3,4,1 Hz, 1H), 4,63 (d, J = 6,0 Hz, 2H), 4,44 (d, J = 16,7 Hz, 1H), 3,80 (d, J = 14,6 Hz, 1H), 3,62 (dd, J
= 14,7, 2,8 Hz, 1H), 3,36 (d, J = 7,6 Hz, 1H), 2,87 (dd, J = 15,1, 7,6 Hz, 1H). 19F RMN (376 MHz, DMSOd 6) 8 -121,99 (t,
J = 7,1 Hz), -141,06 (ddd, J = 23,0, 11,6, 8,1 Hz), -141,91 (dt, J = 20,8,9,8 Hz).
Ejemplo 141: Preparación de (3S,7S)-4-fluoro-12-hidroxi-3,4-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1.4.5.6.7.11- hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (3S,7S)-12-hidroxi-3,4-dimetil-1.11- dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11 -tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (144-1 y 144-2):
[0863]

Síntesis de (2S,6S)-6-amino-2-met¡lazepan-3-ona (144a):
[0864] A una solución de bencilo (2S,6S)-6-((terc-butoxicarbon¡l)am¡no)-2-met¡l-3-oxoazepano-1-carbox¡lato (130 mg) en etanol (20 ml) y acetato de etilo (20 ml), se añadió Pd(OH)2 al 10 %. /C (40 mg). La mezcla se evacuó varias veces y se aplicó un globo de H2. La reacción se agitó a temperatura ambiente durante la noche, se filtró a través de Celite® y se concentró para dar ((3S,7S)-7-metil-6-oxoazepan-3-il)carbamato de terc-butilo, que se usó posteriormente sin purificación adicional.
[0865] Se añadió TFA (1 ml) a ((3S,7S)-7-metil-6-oxoazepan-3-il)carbamato de terc-butilo en DCM (3 ml). La reacción se agitó a temperatura ambiente durante 2 horas. La reacción se concentró para dar el compuesto del título (144a), que se usó posteriormente sin más purificación.
Síntesis_____ de_____(3S.7S)-12-(benciloxi)-3-metil-1.4.11-trioxo-N-(2.4.6-trifluorobencil)-1,4.5.6.7.11-hexahidro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azonina-10-carboxam¡da (144b):
[0866] Se añadió NaHCO3 (320 mg, 5,2 mmol) a una solución de metilo 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamo¡l)-4H-p¡ran-2-carbox¡lato (72 mg, 0,52 mmol) y (2S,6S)-6-amino-2-metilazepan-3-ona (144a) en metanol (20 ml), y la reacción se agitó a temperatura ambiente durante la noche. La mezcla de reacción se concentró, se diluyó con acetato de etilo y se lavó con cloruro de amonio saturado. La capa orgánica se concentró y se purificó mediante cromatografía en gel de sílice (144b) para dar el compuesto del título. EM (m/z) 540,09 [M+H]+.
Síntesis de (3S.7S)-4-fluoro-12-h¡drox¡-3.4-d¡met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da y (3S,7S)-12-h¡drox¡-3,4-d¡met¡l-1,11-d¡oxo-N-(2,4,6-trifluorobenc¡l)-1.6.7.11- tetrah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (144-1 y 144-2):
[0867] Los compuestos del título se prepararon de manera similar a los compuestos 132-1,132-2 y 132-3, usando (3S.7S)-12-(benc¡lox¡)-3-met¡l-1,4,11-tr¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1,2-a1[1,41diazon¡na-10-carboxam¡da (144b) en lugar de (7S)-12-(bencilox¡)-1,4,11-tr¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1.4.5.6.7.11- hexah¡dro-3H-2,7-metanopir¡do[1,2-a1[1,41d¡azon¡na-10-carboxam¡da (79a), y aislando 144-1 como una mezcla de estereoisómeros.
[0868] 144-1: EM (m/z) 468,21 [M+H1+. 1H RMN (400 MHz, DMSO-d6) 810,40 (t, J = 5,8 Hz, 1H), 8,49 (s, 1H), 7,30 -7,17 (m, 2H), 4,81 (s, 1H), 4,64 - 4,39 (m, 3H), 3,78 -3,58 (m, 3H), 2,17 (d, J = 15,8 Hz, 1H), 2,02-1,84 (m, 2H), 1,55 (dt, J = 32,2, 14,0 Hz, 2H), 1,37 (d, J = 22,4 Hz, 3H), 1,28 (dd, J = 7,0, 2,0 Hz, 3H).
[0869] 144-2: EM (m/z) 448,21 [M+H1+. 1H RMN (400 MHz, acetonitrilo-da) 810,40 (d, J = 21,2 Hz, 1H), 8,39 (d, J = 7,7 Hz, 1H), 6,95 - 6,79 (m, 2H), 5,35 - 4,93 (m, 2H), 4,69 - 4,48 (m, 2H), 3,89 -3,60 (m, 2H), 3,38 (dd, J = 14,6, 1,6 Hz, 1H), 2,91 (dt, J = 17,5, 8,5 Hz, 1H), 2,47 -2,27 (m, 2H), 2,21 -2,07 (m, 1H), 1,93-1,85 (m, 1H), 1,73 (d, J = 2,4 Hz, 1H), 1,39 (dd, J = 10,2, 6,9 Hz, 3H)).
Ejemplo 142: Preparación de (6S)-10-fluoro-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencM)-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (145):
[0870]

Síntesis de ácido (S)-2-((terc-butox¡carbon¡l)amino)-3-(2-c¡ano-4-fluorofen¡l)propano¡co (145a):
[0871] Una soluc¡ón de (S)-2-am¡no-3-(2-c¡ano-4-fluorofen¡l)propanoato de met¡lo (1 g, 4,5 mmol), d¡carbonato de di-tercbut¡lo (1,47 g, 6,75 mmol), tr¡met¡lam¡na (1,9 ml, 13,5 mmol) en THF (10 ml) se agitó a temperatura amb¡ente durante 1 día. A la mezcla se le añad¡ó DCM (10 ml) y la mezcla de reacc¡ón se agitó a temperatura amb¡ente durante la noche. Luego se añad¡ó a la mezcla DMAP (100 mg, 0,82 mmol) y la mezcla de reacc¡ón se agitó a temperatura amb¡ente durante 2 días. La mezcla de reacc¡ón se diluyó con DCM, se lavó con soluc¡ón sat. NaHCO3 y se extrajo con DCM. La fase orgán¡ca se separó, se secó sobre MgSO4, se f¡ltró, se concentró y el res¡duo se pur¡f¡có por cromatografía en columna de gel de síl¡ce, eluyendo con EtOAc/hexano (0-100 %), para dar (S)-2-((terc-butoxicarbon¡lo)amino)-3-(2-c¡ano-4-fluorofen¡l)propanoato de met¡lo.
[0872] Una mezcla de (S)-2-((terc-butox¡carbon¡l)am¡no)-3-(2-c¡ano-4-fluorofen¡l)propanoato de met¡lo (1,15 g, 3,57 mmol) en NaOH 2 N (3,5 ml, 7,0 mmol) y MeOH (10 ml) se agitó a ta durante 3 h. La mezcla de reacc¡ón se concentró y el res¡duo se disolvió en DCM y se purificó mediante cromatografía en columna de gel de sílice, eluyendo con EtoAc al 0-100 %/hexano y luego con MeOH al 0-20 %/DCM, para dar el compuesto del título (145a).
Síntesis_________ de_________ (6S)-10-fluoro-1-h¡drox¡-2,14-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f1p¡r¡do[1.2-a1[1.41d¡azon¡na-3-carboxamida (145):
[0873] El compuesto del título se preparó de manera similar al compuesto 70, usando (S)-2-((terc-butoxicarbonilo ácido)amino)-3-(2-c¡ano-4-fluorofen¡l)propano¡co (145a) en lugar de ácido (S)-2-((terc-butoxicarbonil)amino)-3-(2-cianofenil)propanoico. EM (m/z) 488,17 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,37 (t, J = 5,8 Hz, 1H), 8,53 (s, 1H), 7,29 - 7,12 (m, 4H), 7,06 (td, J = 8,4, 2,8 Hz, 1H), 5,52 (d, J = 16,7 Hz, 1H), 4,98 (td, J = 7,7, 2,4 Hz, 1H), 4,58 (d, J = 5,9 Hz, 2H), 4,46 (d, J = 16,8 Hz, 1H), 3,79 (d, J = 14,6 Hz, 1H), 3,58 (dd, J = 14,7, 2,9 Hz, 1H), 3,37 (s, 2H), 2,83 (dd, J = 15,0, 7,7 Hz, 1H).
Ejemplo 143: Preparación de (6S)-N-(2,4-difluorobencM)-10-fluoro-1-hidroxi-2,14-dioxo-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (146):
[0874]

[0875] El compuesto del titulo se preparó de manera similar al compuesto 145, utilizando 3-(benc¡lox¡)-5-((2,4-difluorobencil)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamo¡l)-4H-p¡ran-2-carbox¡lato. EM (m/z) 470,19 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,33 (t, J = 5,9 Hz, 1H), 10,26 (s, 1H), 8,56 (s, 1H), 7,42 (td, J = 8,6, 6,6 Hz, 1H), 7,30 - 7,15 (m, 2H), 7,07 (tt, J = 8,4, 3,5 Hz, 2H), 5,53 (d, J = 16,7 Hz, 1H), 5,00 (t, J = 7,3 Hz, 1H), 4,57 (d, J = 5,9 Hz, 2H), 4,47 (d, J = 16,9 Hz, 1H), 3,80 (d, J = 14,6 Hz, 1H), 3,58 (dd, J = 14,8,2,8 Hz, 1H), 3,41 (dd, J = 15,1, 7,4 Hz, 1H), 3,31 (s, 1H), 2,84 (dd, J = 15,0, 7,7 Hz, 1H).
Ejemplo 144: Preparación de (13S)-11-fluoro-4-hidroxi-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo[g]pirido[1,2-a][1,4]diazonina-2-carboxamida (147):
[0876]

Síntesis de (13S)-4-(benc¡lox¡)-3.5-d¡oxo-11-(tr¡but¡lestann¡l)-N-(2.4.6-tr¡fluorobenz¡l)-3.5.8.13-tetrah¡dro-7H-6.13-metanobenzo[g1p¡r¡do[1.2-a1[1.41d¡azon¡na-2-carboxam¡da (147 a):
[0877] A una suspens¡ón de (13S)-4-(benc¡lox¡)-11-bromo-3.5-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-3. 5.8.13-tetrah¡dro-7H-6.13-metanobenzo[g1p¡r¡do[1.2-a1[1.41d¡azon¡na-2-carboxam¡da (138a, 0.030 g. 0.047 mmol) y Pd(PPh3) 4 (0.0027 g. 0.0024 mmol) en tolueno (0.5 ml) bajo Ar (g) en un tubo de m¡croondas sellado. se añad¡ó hexabut¡ld¡t¡na (0.054 g. 0.094 mmol). La mezcla de reacc¡ón se calentó a 100 °C durante la noche. La mezcla de reacc¡ón se concentró y se pur¡f¡có med¡ante cromatografía en columna (0-20 % de EtOAc/heptano. luego 100 % de EtOAc) para produc¡r el compuesto del título (147a). EM (m/z) 848.10 [M+H1+.
Síntes¡s________ de________ (13S)-4-(benc¡lox¡)-11 -fluoro-3.5-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-3.5.8.13-tetrah¡dro-7H-6.13-metanobenzo[g1p¡r¡do[1.2-a1[1.41d¡azon¡na-2-carboxam¡da (147b):
[0878] A una soluc¡ón de (13S)-4-(benc¡lox¡)-3.5-d¡oxo-11-(tr¡but¡lestann¡l)-N-(2.4.6-tr¡fluorobenc¡l)-3.5.8.13-tetrah¡dro-7H-6.13- metanobenzo[g1p¡r¡do[1.2-a1[1.41Se añad¡ó d¡azon¡na-2-carboxam¡da (147a, 0.026 g. 0.031 mmol) en acetona (1 ml) a ta tr¡flato de plata (0.016 g. 0.062 mmol) y SelectFluor (0.013 g. 0.037 mmol). Después de 20 m¡n. la mezcla de reacc¡ón se concentró y se pur¡f¡có med¡ante cromatografía en columna (EtOAc al 0-70 %/heptano) para proporc¡onar el compuesto del título (147b). EM (m/z) 578.15 [M+H1+.
Síntes¡s__________ de__________ (13S)-1-fluoro-4-h¡drox¡-3.5-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-3.5.8.13-tetrah¡dro-7H-6.13-metanobenzo[g1p¡r¡do[1.2-a1[1.41d¡azon¡na-2-carboxam¡da (147):
[0879] A un matraz que cont¡ene (13S)-4-(benc¡lox¡)-11-fluoro-3.5-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-3.5.8.13-tetrah¡dro-7H-6.13- metanobenzo[g1p¡r¡do[1.2-a1[1.41d¡azon¡na-2-Se añad¡ó carboxam¡da (147b, 0.013 g. 0.022 mmol) a una soluc¡ón de tolueno/TFA 1:1 (4 ml). La mezcla de reacc¡ón se ag¡tó a ta durante 4 h. La mezcla de reacc¡ón se concentró. se d¡solv¡ó en MeCN. se f¡ltró y se pur¡f¡có por HPLC preparat¡va (columna. Gem¡n¡ 10p C18 110A. AXI/; 250 x 21.2 mm). eluyendo con 5-100 % de aceton¡tr¡lo (0.1 % TFA) en agua (0.1 % TFA) durante 30 m¡nutos. para proporc¡onar el compuesto del título (147). EM (m/z) 488.16 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 810.37 (t. J = 5.9 Hz. 1H). 9.05 (s. 1H). 7.32 (dd. J = 8.6. 6.1 Hz. 1H). 7.25 (d. J = 8.3 Hz. 2H). 7.14 (td. J = 8.2. 2.7 Hz. 1H). 7.03 (dd. J = 10.3. 2.8 Hz. 1H). 6.01 (d. J = 20.4 Hz. 1H). 4.68 -4.54 (m. 2H). 4.46 (dd. J = 15.2. 2.8 Hz. 1H). 4.37 -4.19 (m. 1H). 4.00 (d. J = 15.0 Hz. 1H). 3.62 -3.48 (m.
1H). 3.45 (s. 1H). 2.89 (dd. J = 15.3. 5.4 Hz. 1H). 19F RMN (376 MHz. DMSO-d6) 8 -109.25 (ddt. J = 11.7. 6.3. 2.5 Hz). -112.53 (t. J = 7.7 Hz). -115.54 (q. J = 8.4. 7.9 Hz).
Ejemplo 145: Preparación de (3S,7S)-12-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (148):
[0880]

Síntesis de (3S.7S)-7-met¡l-2.3.4.7-tetrahidro-1H-azep¡n-3-am¡na 2TFA (148a):
[0881] Una solución de (3S.7S)-3-(((benc¡lox¡)carbon¡l)amino)-7-met¡l-2.3.4.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de bencilo (0.200 g. 0.507 mmol) en TFA (5 ml) se calentó a 100 °C en un vial sellado durante 2 h. La soluc¡ón se concentró para producir (3S.7S)-7-metil-2.3.4.7-tetrah¡dro-1H-azep¡n-3-am¡na 2TPA. que se usó en el siguiente paso sin más purificación. EM (m/z) 126.95 [M+H]+.
Síntesis de (3S.7S)-12-h¡drox¡-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.6.7.11-tetrahidro-3H-2.7-metanop¡r¡do[1.2-a1[1.41diazon¡na-10-carboxam¡da (148):
[0882] El compuesto del título se preparó de manera similar al compuesto 28 usando (3S.7S)-7-metil-2.3.4.7-tetrah¡dro-1Hazepin-3-amina 2TPA (148a) en lugar de 1.4-oxazepan-6-amina y 3-(benciloxi)-4-oxo-5-((2.4.6-trifluorobencil)carbamo¡l)-4H-p¡ran-2-carbox¡lato de metilo en lugar de 3-(bencilox¡)-5-((2.4-d¡fluorobenc¡l)carbamoil)-4-oxo-4Hpiran-2-carboxilato de metilo. EM (m/z) 434.23 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 810.38 (t. J = 5.8 Hz. 1H).
8.48 (s. 1H). 7.28 -7.11 (m. 2H). 5.59 -5.38 (m. 2H). 5.33 -5.16 (m. 1H). 4.95 (t. J = 7.1 Hz. 1H). 4.56 (d. J = 5.8 Hz. 2H).
3.78 (dd. J = 14.4. 2.7 Hz. 1H). 3.61 (d. J = 14.1 Hz. 1H). 2.89 (dt. J = 17.3. 8.5 Hz. 1H). 2.29-2.15 (m. 1H). 1.26 (d. J = 7.2 Hz. 3H). 19F RMN (376 MHz. DMSO-d6) 8 -109.28 (tt. J = 9.3. 6.2 Hz). -112.55 (t. J = 7.3 Hz).
Ejemplo 146: Preparación de (3S,7S)-N-(2,4-difluorobencN)-12-hidroxi-3-metiM,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (149):
[0883]

[0884] El compuesto del título se preparó de manera similar al compuesto 148 usando 3-(bencilox¡)-5-((2.4-difluorobencil)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2.4.6-trifluorobencil)carbamo¡l)-4H-p¡rano-2-carbox¡lato de metilo. EM (m/z) 416.24 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 8 10.36 (t. J = 5.9 Hz. 1H). 8.51 (s. 1H). 7.40 (td. J = 8.6. 6.6 Hz. 1H). 7.24 (ddd. J = 10.5. 9.3. 2.6 Hz. 1H). 7.06 (ddd. J = 10.7. 8.2. 2.5 Hz. 1H). 5.52 (ddt. J = 10.3. 7.6. 2.7 Hz. 1H). 5.46 (dt. J = 11.6. 2.2 Hz. 1H). 5.31 -5.20 (m. 1H). 5.02 -4.92 (m. 1H). 4.55 (d. J = 5.8 Hz. 2H). 3.79 (dd. J = 14.4. 2.8 Hz. 1H). 3.63 (d. J = 14.2 Hz. 1H). 2.90 (dt. J = 17.3. 8.5 Hz. 1H).
2.30 -2.16 (m. 1H). 1.26 (d. J = 7.2 Hz. 3H). 19F RMN (376 MHz. DMSO-d6) 8-112.38 (p. J = 7.8 Hz). -114.98 (q. J = 8.4 Hz).
Ejemplo 147: Preparación de (íaS,4R,ííaSj-7-hidroxi-4-metil-6,8-dioxo-N-(2,4,6-trifluorobencil)-1a,2,3,4,6,8-hexahidro-1H-5,11a-metanociclopropa[h]pirido[1,2-a][1,4]diazonina-9-carboxamida (150):
[0885]

Síntesis de bencilo (1R.4R.7S)-1-((terc-butox¡carbon¡l)am¡no)-4-met¡l-3-azab¡ciclo[5.1.01oct-5-eno-3-carbox¡lato (150a):
[0886] El compuesto del título se preparó de manera similar al compuesto 65c, usando (R)-but-3-en-2-amina en lugar de alilamina. y cloroformiato de bencilo y carbonato de potasio para protección Cbz en lugar de dicarbonato de di-terc-butilo y trimetilamina para protección Boc. EM (m/z) 372.77 [M+H]+.
Síntesis de (7R.4R.7R)-1-((terc-butox¡carbon¡l)am¡no)-4-met¡l-3-azab¡c¡clo[5.1.0] octano-3-carboxilato de bencilo (150b):
[0887] Una mezcla de bencilo (7R,4R,7S)-1-((terc-butox¡carbon¡l)am¡no)-4-met¡l-3-azab¡c¡clo[5.1.0]oct-5-eno-3-carboxilato (150a, 171,6 mg, 0,461 mmol), p-toluenosulfonhidrazida (646,6 mg, 3,47 mmol) y acetato de sodio (569,1 mg, 6,94 mmol) en 1,2-dimetoxietano (7,5 ml) y agua (0,75 ml) se agitó a 95 °C durante 17 h. Se añadieron más ptoluenosulfonhidrazida (646,1 mg, 3,47 mmol), acetato de sodio (569,5 mg, 6,94 mmol), 1,2-dimetoxietano (7,5 ml) y agua (0,75 ml), antes de agitar la mezcla resultante a reflujo a 95 °C. Baño de C durante 5 h. La mezcla de reacción se concentró para eliminar la mayor parte de DME y el residuo se disolvió en agua (30 ml) y se extrajo con acetato de etilo (2 x 30 ml). Los extractos se lavaron con agua (30 ml), se secaron sobre MgSO4 y se concentraron. El residuo bruto se sometió a las mismas condiciones con p -toluenosulfonhidrazida (1746 mg, 9,38 mmol), acetato de sodio (1548 mg, 18,9 mmol), 1,2-dimetoxietano (20 ml) y agua (2 ml) dos veces y luego extraído como se describió anteriormente. El residuo se purificó mediante cromatografía en columna sobre gel de sílice, eluyendo con acetato de etilo al 5-30 % en hexano, para obtener el compuesto del título (150b). EM (m/z) 374,83 [M+H]+.
Síntesis_______ de_______ (7aS.4R.77aS)-7-h¡drox¡-4-met¡l-6,8-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1a,2,3,4,6,8-hexahidro-1H-5.11ametanoc¡clopropa[hlp¡r¡do[1,2-al[1.4ld¡azon¡na-9-carboxam¡da (150):
[0888] El compuesto del título se preparó de manera similar al compuesto 65-2, usando (1R,4R,7R)-1-((tercbutox¡carbonil)am¡no)-4-met¡l-3-azab¡c¡clo[5.1.0]octano-3-carbox¡lato de bencilo (150b) en lugar de (7S,7R)-1-(((benc¡loxi)carbon¡l)am¡no)-3-azab¡c¡clo[5.1.0]oct-5-eno-3-carbox¡lato de bencilo (65d-2). e M (m/z) 448,19 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,27 (s, 1H), 8,16 (s, 1H), 6,89 - 6,76 (m, 2H), 4,63 - 4,51 (m, 3H), 4,08 (dd, J = 15,0, 1,4 Hz, 1H), 3,42 (dqd, J = 11,2, 7,1, 2,6 Hz, 1H), 3,16 (d, J = 14,9 Hz, 1H), 2,39 -2,28 (m, 1H), 2,28 -2,16 (m, 1H), 1,91 1,81 (m, 1H), 1,79-1,71 (m, 1H), 1,69 (d, J = 7,1 Hz, 3H), 1,38-1,20 (m, 3H). 19F RMN (376 MHz, acetonitrilo-ds) 8-77,36, -111,13 (tt, J = 9,0, 6,2 Hz), -113,89 (t, J = 7,0 Hz).
Ejemplo 148: Preparación de (3R,6S,7R) y (3R,6R,7S)-12-hidroxi-3,6-dimetN-1,11-dioxo-N-(2,4,6-tnfluorobencN)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (151-1 y 151-2):
[0889]

Síntesis de rac-((2S.3R)-1-h¡drox¡-3-met¡lpent-4-en-2-il)carbamato de bencilo (151a):
[0890] Una solución del (2S,3R)-2-racémico (bencilox¡carbon¡lamino)-3-met¡l-pent-4-eno¡co (2,0 g, 7,60 mmol) y 4-metilmorfolina (1 ml, 9,20 mmol) en tetrahidrofurano (20 ml) se agitó en un baño de hielo y sal como cloroformiato de ¡sobutilo (1,2 mL, 9,10 mmol) gota a gota. Después de 30 min, la mezcla de reacción se filtró y los sólidos se lavaron con tetrahidrofurano (10 ml).
[0891] El filtrado se agitó en un baño de hielo y sal mientras se añadía gota a gota una solución de borohidruro de sodio en agua (4 ml). La mezcla de reacción se diluyó adicionalmente con agua (16 ml) y la mezcla de reacción resultante se agitó a temperatura ambiente durante la noche. La mezcla de reacción se diluyó con solución saturada de cloruro de amonio (50 ml) y agua (50 ml) antes de extraer el producto con acetato de etilo (100 ml x 2). Los extractos se lavaron con salmuera (100 ml) y las fracciones orgánicas se combinaron, se secaron sobre MgSO4 y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice, eluyendo con acetato de etilo al 15-55 % en hexano, para obtener el compuesto del título (151a). EM (m/z) 249,81 [M+H]+.
Síntesis de bencilo (3R.4S.7R) y (3S.4R. 7R)-3-(((benc¡lox¡)carbon¡l)am¡no)-4,7-d¡met¡l-2,3,4,7-tetrahidro-1Hazep¡na-1-carboxilato (151b-1 y 151b-2):
[0892] Se preparó una mezcla de los compuestos del título de manera análoga al compuesto 129d, utilizando rac-((2S,3R)-1-hidrox¡-3-metilpent-4-en-2-¡l)carbamato de bencilo (151a) en lugar de (S)-(1-hidroxipent-4-en-2-il)carbamato de tere-butilo (129b) y (R)-but-3-en-2-amina en lugar de 1-vinilciclopropanamina; clorhidrato (129a). Se separaron dos
diastereómeros mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-30% en hexano para obtener los compuestos del título como estereoisómeros separados. 151b-1: EM (m/z) 409,00 [M+H]+; 151b-2: EM (m/z) 409,03 [M+H]+.
Síntesis de (3R.6S.7R) y (3R.6R.7SH2-hidroxi-3.6-dimetil-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6,7.11-hexahidro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (151-1 y 151-2):
[0893] Los compuestos de título se prepararon de manera similar a los compuestos 65-1 y 65-2 usando bencilo (3R,4S, 7R)-3-(((benciloxi)carbonil)amino)-4,7-dimetil-2.3.4.7-tetrahidro-1H-azepina-1-carboxilato o (3S,4R,7R)-3-(((benciloxi)carbonil)amino)-4,7-dimetil-2.3.4.7-tetrahidro-1H-azepina-1-carboxilato (151b-1 o 151b-2) en lugar (1R,7S)-1-(((benc¡loxi)carbon¡l)am¡no)-3-azab¡c¡clo[5.1.0]oct-5-eno-3-carbox¡lato de bencilo o (1S,7R)-1-(((benciloxi)carbonil)amino)-3-azabiciclo[5.1.0loct-5-eno-3-carboxilato (65d-1 o 65d-2).
[0894] 151-1: EM (m/z) 450.23.19 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,35 (s. 1H). 8.44 (s. 1H). 6.92 -6,75 (m.
2H). 4,59 (d. J = 5.6 Hz. 2H). 4,50 (dp. J = 10,3, 6.8 Hz. 1H). 4.18 (d. J = 3.0 Hz. 1H). 3,65 -3.48 (m. 2H). 2.18 (d. J = 8.3 Hz. 1H). 1,85 (dt. J = 14,4, 7.0 Hz. 1H). 1,63-1,46 (m. 2H). 1,38-1,26 (m. 1H). 1,22 (d. J = 6.7 Hz. 3H). 1,12 (d. J = 7.4 Hz.
3H). 19F RMN (376 MHz. acetonitrilo-ds) 8-77.34. -111,13 (tt. J = 9,4,6,3 Hz). -113,84 (t. J = 7.2 Hz).
[0895] 151-2: EM (m/z) 450.23.19 [M+H]+. 1H RMN (400 MHz. acetonitrilo-d3) 810,35 (s. 1H). 8,44 (s. 1H). 6,92 -6,75 (m.
2H). 4,59 (d. J = 5.6 Hz. 2H). 4,50 (dp. J = 10,3, 6.8 Hz. 1H). 4,18 (d. J = 3.0 Hz. 1H). 3,65 -3,48 (m. 2H). 2,18 (d. J = 8.3 Hz. 1H). 1,85 (dt. J = 14,4, 7.0 Hz. 1H). 1,63-1,46 (m. 2H). 1,38-1,26 (m. 1H). 1,22 (d. J = 6.7 Hz. 3H). 1,12 (d. J = 7.4 Hz.
3H). 19F RMN (376 MHz. acetonitrilo-d3) 8 -77.34. -111,13 (tt. J = 9,4,6,3 Hz). -113,84 (t. J = 7.2 Hz).
Ejemplo 149: Preparación de (7S)-N-(2-doro-4-fluoro-bencN)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (152):
[0896]

[0897] El compuesto del título se preparó de manera similar al compuesto 51, usando (2-cloro-4-fluoro-fenil)metanamina en lugar de (3-cloro-2,4-difluorofenil)metanamina. EM (m/z) 420,21 [M+H]+. 1H RMN (400 MHz. DMSOd 6) 810,48 (t. J = 6.0 Hz. 1H). 8,50 (s. 1H). 7,48 (dd. J = 8,8,2,6 Hz. 1H). 7,42 (dd. J = 8.6. 6.2 Hz. 1H). 7,22 (td. J = 8.5. 2.6 Hz. 1H). 4,79 -4,76 (m. 1H). 4,58 (d. J = 6.0 Hz. 2H). 4,14 (dt. J = 13,2, 7.8 Hz. 1H). 3,95 -3,84 (m. 1H). 3,68 (dd. J = 14,6, 1.9 Hz. 1H).
3,08 (ddd, J = 13,1, 6,8,3,6 Hz. 1H). 2,09-1,95 (m. 1H). 1,93-1,74 (m. 3H). 1,71-1,59 (m. 1H). 1,15 (q. J = 12,0 Hz. 1H).
Ejemplo 150: Preparación de (7S)-N-(2,4-didorobencM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (153):
[0898]

[0899] El compuesto del título se preparó de manera análoga al compuesto 51, usando (2,4-diclorofenil)metanamina en lugar de (3-cloro-2,4-difluorofenil)metanamina. EM (m/z) 436,18 [M+H]+. 1H RMN (400 MHz. DMSO-d6) 810,50 (t. J = 6.0 Hz. 1H). 8,50 (s. 1H). 7,65 (d. J = 2.1 Hz. 1H). 7,43 (dd. J = 8.3. 2.1 Hz. 1H). 7,37 (d. J = 8.3 Hz. 1H). 4,78 (s. 1H). 4,59 (d. J = 6.0 Hz. 2H). 4,15 (dt. J = 15,0, 7.7 Hz. 1H). 3,89 (d. J = 14,4 Hz. 2H). 3,14 -3,01 (m. 1H). 2,07-1,95 (m. 1H). 1,91 1,77 (m. 3H). 1,71-1,60 (m. 1H). 1,22-1,09 (m. 1H).
Ejemplo 151: Preparación de (3S,7S)-4-fluoro-12-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (3S,7S)-4,4-difluoro-12-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (154-1 y 154-2):
[0900]

[0901] Los compuestos del título se prepararon de manera similar a los compuestos 118-2 y 113, usando (3S,7S)-12-(benciloxi)-3-metil-1,4,11-trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-1o-carboxamida (144b) en lugar de (3S,7S)-12-(benciloxi)-3-metil-1,5,11-trioxo-N-(2,4,6-trifluorobencilo))-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida.
[0902] 154-1: EM (m/z) 452,22 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 88,41 (d, J = 4,5 Hz, 1H), 6,97 - 6,77 (m, 159 2H), 5,45 (s, 1H), 5,38 -5,23 (m, 1H), 4,81 (d, J = 9,5 Hz, 1H), 4,62 (d, J = 5,8 Hz, 1H), 3,89 (dd, J = 14,5, 2,7 Hz, 1H), 3,73 (d, J = 14,5 Hz, 1H), 2,93 (dt, J = 18,0, 8,8 Hz, 2H), 2,11 (s, 2H), 1,44 (dd, J = 7,1, 1,7 Hz, 3H).
[0903] 154-2: EM (m/z) 472,25 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 8 10,31 (s, 1H), 8,44 (s, 1H), 6,98 - 6,80 (m, 2H), 4,93 - 4,79 (m, 1H), 4,62 (d, J = 5,6 Hz, 3H), 3,80 -3,57 (m, 4H), 2,38-2,23 (m, 1H), 2,23 -2,02 (m, 3H), 1,38 (dd, J = 7,0, 2,0 Hz, 3H).
Ejemplo 152: Preparación de (7Sj-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]tiadiazonina-10-carboxamida y (7Rj-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]tiadiazonina-10-carboxamida (155-1 y 155-2):
[0904]
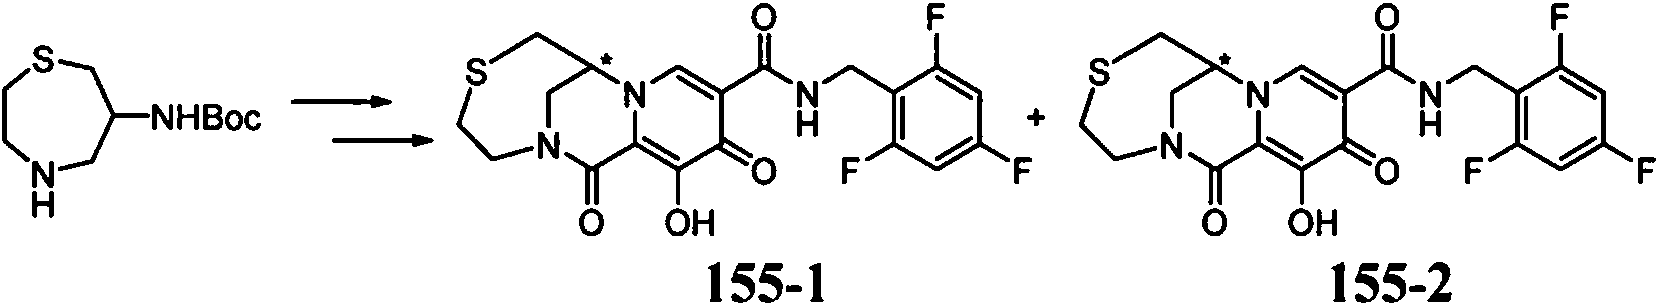
[0905] Los compuestos del titulo se prepararon de manera similar al compuesto 70, utilizando (1,4-tiazepan-6-il)carbamato de terc-butilo en lugar de (S)-(2,3,4,5-tetrahidro-1H-benzo[c]azepin-4-il)carbamato de terc-butilo (70c), y aislado como una mezcla de estereoisómeros. Los estereoisómeros se separaron después de la desprotección de bencilo (cromatografía SFC en IB 4.63100 mm 5 mic eluyendo con EtOH-TFA al 45 %, caudal de 3 ml/min, 100 bares, 40 °C, 5 uL). EM (m/z) 440,1 [M+H]+.
[0906] 155-1: 1H RMN (400 MHz, cloroformo-d) 810,45 (s, 1H), 8,50 (s, 1H), 6,79 -6,62 (m, 2H), 4,77 -4,55 (m, 4H), 4,08 (dd, J = 14,5, 2,5 Hz, 1H), 3,78 (d, J = 14,6 Hz, 1H), 3,37 -3,11 (m, 3H), 2,90 (ddd, J = 14,5, 8,1, 5,7 Hz, 2H).
[0907] 155-2: 1H RMN (400 MHz, cloroformo-d) 810,45 (s, 1H), 8,50 (s, 1H), 6,79 -6,62 (m, 2H), 4,77 -4,55 (m, 4H), 4,08 (dd, J = 14,5, 2,5 Hz, 1H), 3,78 (d, J = 14,6 Hz, 1H), 3,37 -3,11 (m, 3H), 2,90 (ddd, J = 14,5, 8,1, 5,7 Hz, 2H).
Ejemplo 153: Preparación de (7S)-12-hidroxi-7-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (156):
[0908]

[0909] El compuesto del título se preparó de manera similar al compuesto 148, utilizando terc-butilo (3S)-3-(benciloxicarbonilamino)-3-metil-4,7-dihidro-2H-azepina-1-carboxilato en lugar de (3S,7S)-3-(((benciloxi)carbonil)amino)-7-metil-2 de bencilo,3,4,7-tetrahidro-1H-azepina-1-carboxilato. EM (m/z) 434,20 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 8 10,41 (t, J = 5,8 Hz, 1H), 8,35 (s, 1H), 7,21 (ddd, J = 11,7, 8,7, 3,1 Hz, 2H), 5,73 -5,57 (m, 2H), 4,94-4,82 (m, 1H), 4,57 (d, J = 5,8 Hz, 2H), 3,80 -3,66 (m, 2H), 3,58 (d, J = 14,3 Hz, 1H), 2,59 -2,52 (m, 1H), 2,43 (d, J = 16,3 Hz, 1H), 1,67 (s, 3H).
Ejemplo 154: Preparación de (3S,6S,7R)-6-fluoro-12-hidroxi-3-metiM,11-dioxo-N-(2,4,6-trifluorobencN)-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (157):
[0910]

Síntesis de (3R.7S)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-h¡drox¡-7-met¡l-2,3.4.7-tetrah¡dro-1 H-azepina-1-carboxilato de bencilo (157a):
[0911] A una solución de (3S,7S)-3-(benciloxicarbonilamino)-7-metil-2,3,4,7-tetrahidroazepina-1-carboxilato de bencilo (1,06 g, 2,68 mmol) en benceno (28 mL) a temperatura ambiente, se añadió Celite (1,058 g). A la mezcla agitada se añadió dicromato de piridinio (4,036 g, 10,7 mmol) seguido de hidroperóxido de terc-butilo (1,03 ml, 10,7 mmol). La mezcla resultante se agitó a temperatura ambiente durante la noche. Luego, la reacción se filtró a través de una capa de Celite, la torta del filtro se enjuagó con EtOAc y el filtrado se mezcló con tiosulfato de sodio 1 N y se agitó vigorosamente durante 1 hora. Las capas se separaron y la capa orgánica se lavó con salmuera, se secó sobre sulfato de sodio, se filtró, se mezcló con gel de sílice, se concentró a sequedad y se purificó mediante cromatografía de fase normal (24 g de gel de sílice, 0-70 % de EtOAc/Hexanos, seco carga) para dar (3R,7S)-3-(((benciloxi)carbonil)amino)-7-metil-4-oxo-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de bencilo. EM (m/z) 408,86 [M+H]+.
[0912] Se disolvió (3R,7S)-3-(((benciloxi)carbonil)amino)-7-metil-4-oxo-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de bencilo en EtOH (10,0 ml) a 0 °C. Se añadió borohidruro de sodio (97,7 mg, 2,58 mmol) y la mezcla se retiró del baño de refrigeración y se agitó a temperatura ambiente durante 1 hora. La reacción se enfrió de nuevo a 0 °C y se inactivó gota a gota con cloruro de amonio saturado. Luego, la mezcla se concentró para eliminar el EtOH, se repartió entre EtOAc (50,0 ml) y agua (20,0 ml) y la capa orgánica se lavó con salmuera, se secó sobre sulfato de sodio, se filtró y se concentró para dar el compuesto del título (157a). EM (m/z) 410,89 [M+H]+.
Síntesis de (3R,7S)-3-amino-7-met¡lazepan-4-ol (157b):
[0913] Bencil (3R,7S)-3-(((benciloxi)carbonil)amino)-4-hidroxi-7-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de metilo (157a, 500 mg, 1,22 mmol) se disolvió en EtOH (10,0 ml) a temperatura ambiente y Pd(OH)2/C al 20 % (Se añadió agua al 50 % en peso, 90,0 mg). La mezcla resultante se desgasificó y se lavó con nitrógeno tres veces, luego se desgasificó y se lavó con hidrógeno tres veces, antes de que se hidrogenara bajo un globo de hidrógeno durante la noche. La reacción se filtró a través de Celite, la torta del filtro se enjuagó con EtOH y el filtrado se concentró para dar el compuesto del título (157b), que se llevó a cabo sin más purificación. EM (m/z) 145,07 [M+H]+.
Síntesis de (3S.6R.7R)-12-(benc¡lox¡)-6-h¡drox¡-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (157c):
[0914] (3R,7S)-3-amino-7- metilazepan-4-ol (157b, 156 mg, 1,08 mmol) y 3-benciloxi-4-oxo-5-[(2,4,6trifluorofenil)metilcarbamoil]piran-2-carboxilato de metilo (484 mg, 1,08 mmol) se trató con una mezcla de MeOH (10,0 mL) y agua (2,0 mL) a temperatura ambiente. Se añadió bicarbonato de sodio (182 mg, 2,16 mmol) y la mezcla resultante se calentó a 50 °C durante la noche. A continuación, la reacción se concentró y el residuo resultante se repartió entre EtOAc (50 ml) y bicarbonato de sodio saturado (20 ml). La capa orgánica se lavó con salmuera (15 ml), se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se volvió a disolver en MeOH (10 ml) y se trató con LiOH 5 M en agua (1 ml) a 50 °C durante 1 hora. La reacción se concentró, se volvió a disolver en EtOAc, se lavó con agua y salmuera, se secó sobre sulfato de sodio, se filtró, el filtrado se mezcló con gel de sílice, se concentró a sequedad y se purificó mediante cromatografía de fase normal (12 g de gel de sílice, 0-100 % de EtOAc /hexanos y luego 0-10 % de MeOH/EtOAc) para dar el compuesto del título (157c). EM (m/z) 542,15 [M+H]+.
Síntesis_____de_____(3S.7R)-12-(benciloxi)-3-metil-1.6.11-trioxo-N-(2.4.6-trifluorobencil)-1,4.5.6.7.11-hexahidro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (157d):
[0915] (3S,6R,7R)-12-(benciloxi)-6-hidroxi-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (157c, 121 mg, 0,223 mmol) se disolvió en DCM (3,0 ml) a 0 °C. Se añadió DMP (142 mg, 0,335 mmol) y la reacción se retiró del baño de refrigeración y se dejó en agitación a temperatura ambiente durante 1 hora. La reacción se inactivó con una mezcla 1:1 de tiosulfato de sodio (5 ml) y solución sat. NaHCO3 (5 ml) y se agitó vigorosamente a ta durante 20 min. La mezcla se diluyó con EtOAc (20 ml), las capas se separaron y la capa orgánica se lavó con salmuera, se secó sobre sulfato de sodio, se filtró y se concentró. La purificación por cromatografía en fase normal (12 g de gel de sílice, EtOAc al 0-100 %/Hexanos, luego MeOH al 0-10 %/EtOAc) dio el compuesto del título (157d). EM (m/z) 540,11 [M+H]+.
Síntesis de (3S.6S.7R)-12-(benc¡lox¡)-6-fluoro-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (157e):
[0916] El compuesto del título se preparó de manera similar al compuesto 53d-1, usando (3S,7R)-12-(benciloxi)-3-metil-1,6,11-trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a1[1,4]diazonina-10-carboxamida (157d) en lugar de (S)-3-(((benciloxi)carbonil)amino)-6-oxoazepano-1-carboxilato de bencilo (53b-1).
Síntesis de (3S.6S.7R)-6-fluoro-12-h¡drox¡-3-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (157):
[0917] El compuesto del título se preparó de manera análoga al compuesto 147, usando (3S,6S,7R)-12-(benciloxi)-6-fluoro-3-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4Ídiazonina-10-carboxamida (157d) en lugar de (13S)-4-(benciloxi)-11-fluoro-3,5-dioxo-N-(2,4,6-trifluorobencil)-3,5,8,13-tetrahidro-7H-6,13-metanobenzo [g]p¡rido[1,2-a][1,4]d¡azon¡na-2-carboxam¡da (147b). EM (m/z) 454,22 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 812,53 (s, 1H), 10,44 (t, J = 5,7 Hz, 1H), 8,31 (s, 1H), 7,30 - 7,15 (m, 2H), 5,22 (dq, J = 50,8,7,7 Hz, 1H), 4,62 -4,51 (m, 3H), 4,38-4,23 (m, 2H), 4,01 (dd, J = 12,9, 11,1 Hz, 1H), 2,41 -2,30 (m, 1H), 2,30-1,97 (m, 3H), 1,24 (d, J = 6,9 Hz, 3H).
Ejemplo 155: Preparación de (3S,4R,7S)-4-fluoro-12-hidroxi-3-metiM,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (158):
[0918]

[0919] El compuesto del titulo se preparó de manera similar al compuesto 157, usando (3S,7S)-12-(benc¡lox¡)-3-met¡l-1,4,11-trioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a1[1,4]diazonina-10-carboxamida (144b) en lugar de (3S,7R)-12-(benciloxi)-3-metil-1,6,11-trioxo-N-(2,4,6-trifluorobencilo)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (157d). EM (m/z) 454,25 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 8 8,43 (s, 1H), 6,98 - 6,80 (m, 2H), 5,02 (ddd, J = 48,7, 6,8,4,7 Hz, 2H), 4,79 - 4,53 (m, 3H)), 3,70 (t, J = 2,7 Hz, 2H), 2,28 -2,14 (m,23H), 1,49 (dddd, J = 35,8,16,3, 13,5, 3,0 Hz, 2H), 1,37 (dd, J = 7,1, 2,2 Hz, 3H).
Ejemplo 156: Preparación de (6R)-9,10-difluoro-1-hidroxi-2,14-dioxo-N-(2,4,6-trifluorobencM)-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida (159):
[0920]

[0921] El compuesto del título se preparó de manera similar al compuesto 127-2, usando 6,7-difluoro-3,4-dihidronaftalen-2(1H)-ona en lugar de 6-doro-3,4-dihidronaftalen-2(1H)-ona. La separación quiral usando HPLC quiral preparativa (IH, hexano/EtOAc 60:40) dio el compuesto del título (159) después de la desprotección del segundo pico de elución. EM (m/z) 506,15 [M+H]+. 1H RMN (400 MHz, DMSO-da) 8 10,35 (t, J = 5,8 Hz, 1H), 8,50 (s, 1H), 7,40 (dd, J = 11,7, 8,1 Hz, 1H), 7,34 - 7,14 (m, 3H), 5,46 (d, J = 16,6 Hz, 1H), 4,98 (td, J = 7,4, 2,2 Hz, 1H), 4,58 (d, J = 5,8 Hz, 2H), 4,43 (d, J = 16,7 Hz, 1H), 3,79 (d, J = 14,6 Hz, 1H), 3,61 (dd, J = 14,9, 2,8 Hz, 1H), 3,37 (dd, J = 15,2, 7,3 Hz, 1H), 2,86 (dd, J = 15,1, 7,6 Hz, 1H). 19F RMN (376 MHz, DMSO-d6) 8-109,26 (tt, J = 9,4,6,3 Hz), -112,59 (t, J = 7,2 Hz), -141,08 (ddd, J = 20,7, 11,6,8,2 Hz), -141,92 (dt. J = 20,8,10,0 Hz).
Ejemplo 157: (7S)-N-(2,3-difluorobencM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (160):
[0922]

[0923] El compuesto del título se preparó de manera similar al compuesto 51, usando (2,3-difluorofenil)metanamina en lugar de (3-cloro-2,4-difluorofenil)metanamina. EM (m/z) 404,2 [M+H]+. 1H RMN (400 Mh z , metanol-d4) 8 8,50 (s, 1H), 7,27 -7,09 (m, 3H), 4,72 (m, 3H), 4,34 (dt, J = 13,3, 8,0 Hz, 1H), 3,99 (d, J = 14,8 Hz, 1H), 3,74 (d, J = 14,4 Hz, 1H), 3,21 (ddd, J = 13,4, 7,1, 3,0 Hz, 1H), 2,09 (m, 3H), 1,96-1,74 (m, 2H), 1,33 (q, J = 11,9 Hz, 1H).
Ejemplo 158: (7S)-12-hidroxi-1,11-dioxo-N-(2,3,4-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (161):
[0924]

[0925] El compuesto del título se preparó de manera similar al compuesto 51, usando (2,3,4-trifluorofenil)metanamina en lugar de (3-cloro-2,4-difluorofenil)metanamina. EM (m/z) 422,2 [M+H]+. 1H RMN (400 MHz, Metanol-d4) 8 8,49 (s, 1H), 7,22 (q, J= 6,2 Hz, 1H), 7,17 - 7,06 (m, 1H), 4,69 (m, 3H), 4,34 (dt, J = 13,4, 8,1 Hz, 1H), 3,99 (d, J = 14,6 Hz, 1H), 3,74 (dd, J = 14,8,1,9 Hz, 1H), 3,28 -3,14 (m, 1H), 2,09 (m, 3H), 1,86 (m, 2H), 1,32 (q, J= 12,3 Hz, 1H).
Ejemplo 159: Preparación de (7S)-N-(2,4-difluorobencM)-7-(fluorometM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7R)-N-(2,4-difluorobencil)-7-(fluorometil)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (162-1 y 162-2):
[0926]

Síntesis de 3-((terc-butox¡carbon¡l)am¡no)-3-(h¡drox¡met¡l)azepano-1-carbox¡lato de terc-butilo (162a):
[0927] Se añad¡ó NaBH4 (0,0955 g, 2,52 mmol) a una soluc¡ón de 3-((terc-butox¡carbon¡l)am¡no)-3-form¡lazepan-1-carbox¡lato de terc-but¡lo (0,56 g, 1,68 mmol) en MeOH (6 ml) a 0 °C. La soluc¡ón de la mezcla se ag¡tó a temperatura amb¡ente durante 30 m¡nutos, se d¡luyó con EtOAc (20 ml) y se lavó con NaHCO3 (15 ml), H2O y salmuera. La fase orgán¡ca se secó sobre MgSO4 y se concentró para dar el compuesto del título (162a) s¡n pur¡f¡cac¡ón ad¡c¡onal. EM (m/z) 367,2 [M+Na]+.
Síntes¡s de (3-am¡noazepan-3-¡l)metanol (162b):
[0928] Se añad¡ó HCl4 M en d¡oxano (0,84 ml, 3,36 mmol) a una soluc¡ón de terc-but¡l 3-((terc-butox¡carbon¡l)am¡no)-3-(h¡drox¡met¡l)azepano-1-carbox¡lato (162a, 0,579 g, 1,68 mmol) en DCM (5 ml) a temperatura amb¡ente. La mezcla de reacc¡ón se ag¡tó durante 2 h, el d¡solvente se el¡m¡nó al vacío y se obtuvo el compuesto del título (162b) como la sal de HCl. EM (m/z) 145,3 [M+H]+.
Síntes¡s_______de_______12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-7-(h¡drox¡met¡l)-1,11-d¡oxo-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (162c):
[0929] (3-am¡noazepan-3-¡l)metanol;HCl (162b, 28,5 mg, 0,112 mmol) y NaHCO3 (0,075 g, 0,894 mmol) a una soluc¡ón de 3-(benc¡lox¡)-5-((2,4-d¡fluorobenc¡l)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de met¡lo (0,05 g, 0,112 mmol) en MeOH (1 mL) y H2O (0,1 mL). La mezcla de reacc¡ón se ag¡tó a temperatura amb¡ente durante 24 horas, luego a 45 °C durante la noche. La mezcla de reacc¡ón se d¡luyó con EtOAc (10 ml), se lavó con H2O (10 ml) y se secó sobre MgSO4. Se el¡m¡nó el d¡solvente y el res¡duo se pur¡f¡có med¡ante columna de sílice para obtener el compuesto del título (162c). EM (m/z) 524,1 [M+H]+.
Síntes¡s de (7S) y (7R)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-7-(fluoromet¡l)-1.11-d¡oxo-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (162d-1 y 162d-2):
[0930] 12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-7-(h¡drox¡met¡l)-1,11-d¡oxo-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a1[1,4]d¡azon¡na-10-carboxam¡da (162c) se separó en sus enant¡ómeros ¡nd¡v¡duales med¡ante cromatografía SFC preparat¡va en una columna IA ut¡l¡zando metanol como cod¡solvente. Los enant¡ómeros ¡nd¡v¡duales (0,05 g, 0,09 mmol) se d¡solv¡eron en DCM a 0 °C en N2 y se añad¡ó deoxo-fluor (0,245 g, 1,1 mmol). La mezcla de reacc¡ón se ag¡tó a ta durante 4 días, luego se ¡nact¡vó con la ad¡c¡ón gota a gota de NaHCO3 acuoso saturado a 0 °C, ag¡tando durante 1 h. La fase orgán¡ca se separó y se secó sobre MgSO4, se concentró y el res¡duo se pur¡f¡có en una columna de gel de síl¡ce para obtener los compuestos del título (162d-1 y 162d-2). EM (m/z) 526,2 [M+H1+.
Síntes¡s de (7S) y (7R)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-7-(fluoromet¡l)-1.11-d¡oxo-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (162-1 y 162-2):
[0931] A (7S)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-7-(fluoromet¡l)-1,11-d¡oxo-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a1[1,41d¡azon¡na-10-carboxam¡da o (7R)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-7-(fluoromet¡l)-1,11-d¡ oxo-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a1[1,41d¡azon¡na-10-carboxam¡da (162d-1 o 162d-2, 0,03 g, 0,055 mmol) en tolueno (1 ml) se añad¡ó TFA (1 ml). La mezcla de reacc¡ón se ag¡tó a temperatura amb¡ente durante la noche. La
mezcla se concentró y el material bruto resultante se purificó mediante HPLC preparativa para proporcionar los compuestos del título (162-1 y 162-2). EM (m/z) 436,2 [M+H]+.
[0932] 162-1: 1H RMN (400 MHz, metanokU) 88,64 (s, 1H), 7,42 (q, J = 8,0, 7,6 Hz, 1H), 6,94 (q, J = 9,7 Hz, 2H), (d, J = 11,6 Hz, 1H), 5,07 (d, J = 11,6 Hz, 1H), 4,91 (d, J = 11,6 Hz, 1H), 4,78 (d, J = 11,6 Hz, 1H), 4,63  (s, 2H), 4,49-4,26 (m, 1H), 3,98 (d, J = 14,7 Hz, 1H), 3,78 (d, J = 14,7 Hz, 1H), 3,24 -3,07 (m, 1H), 2,24-1,41 (m, 6H).
[0933] 162-2: 1H RMN (400 MHz, metanokU) 88,64 (s, 1H), 7,42 (q, J = 8,0, 7,6 Hz, 1H), 6,94 (q, J = 9,7 Hz, 2H), (d, J = 11,6 Hz, 1H), 5,07 (d, J = 11,6 Hz, 1H), 4,91 (d, J = 11,6 Hz, 1H), 4,78 (d, J = 11,6 Hz, 1H), 4,63 (s, 2H), 4,38 (m,
1H), 3,98 (d, J = 14,7 Hz, 1H), 3,78 (d, J = 14,7 Hz, 1H), 3,17 (m, 1H), 2,01-1,6 (m, 6H).
Ejemplo 160: Preparación de (7S)-N-(2,4,6-trifluorobencM)-7-(fluorometM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (7R)-N-(2,4,6-trifluorobencN)-7-(fluorometil)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (163-1 y 163-2):
[0934]

[0935] Los compuestos del título se prepararon de manera similar a los compuestos 162-1 y 162-2, utilizando 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo. EM (m/z) 454,1 [M+H]+.
[0936] 163-1: 1H RMN (400 MHz, m etano l^) 88,64 (s, 2H), 6,91 (t, J = 8,5 Hz, 4H), 5,21 (d, J = 11,5 Hz, 1H), 5,09 (d, J
= 11,5 Hz, 1H), 4,69 (s, 4H), 4,40 (dt, J = 13,4,6,7 Hz, 2H), 4,00 (d, J = 14,6 Hz, 2H), 3,80 (d, J = 14,6 Hz, 2H), 3,31 (s,
4H), 3,20 (dd, J = 13,2, 6,5 Hz, 2H), 2,08-1,77 (m, 7H), 1,54 (td, J = 17,4, 16,8,9,5 Hz, 2H)).
[0937] 163-2: 1H RMN (400 MHz, m etano l^) 88,64 (s, 2H), 6,91 (dd, J = 9,0, 7,9 Hz, 3H), 5,21 (d, J = 11,4 Hz, 1H), 5,09
(d, J = 11,4 Hz, 1H), 4,69 (s, 4H), 4,40 (dt, J = 13,4,6,6 Hz, 2H), 4,00 (d, J = 14,5 Hz, 2H), 3,81 (d, J = 14,5 Hz, 2H), 3,20
(dd, J = 13,2, 6,4 Hz, 2H), 3,08 (s, 0H), 2,09-1,79 (m, 6H), 1,61-1,46 (m, 2H).
Ejemplo 161: Preparación de (3R,7S)-3-(fluorometil)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (164):
[0938]

[0939] (1S,10R)-6-benciloxi-10-(hidroximetil)-5,8-dioxo-N-[(2,4,6-trifluorofenil)metil]-2,9-diazatriciclo[7.4.1,02,7]tetradeca-3,6-dieno-4-carboxamida (164a) se preparó a partir de (3R, 7S)-12-(benciloxi)-3-(((terc-butildimetilsilil)oxi)metil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (131d,
40,6 mg, 61,9 umol) como se describe en el primer paso de la síntesis de (3R,7S)-12-(benciloxi)-3-(difluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (131e).
[0940] Una solución de (1S,10R)-6-benciloxi-10-(hidroximetil)-5,8-dioxo-N-[(2,4,6-trifluorofenil)metil]-2,9-diazatriciclo[7.4.1,02,7]tetradeca-3,6-dieno-4-carboxamida (164a, 61,9 umol) en diclorometano (2 ml) se agitó a 0 °C
mientras se añadía trifluoruro de (dietilamino)azufre (DAST, 2 gotas). Después de 30 min, la mezcla de reacción se agitó a temperatura ambiente durante la noche. Después de ~18 h, la mezcla de reacción se agitó a 0 °C y se añadió bicarbonato de sodio saturado (5 ml) y el producto se extrajo con diclorometano (2 x 10 ml). Los extractos combinados se secaron (MgSO4) y se concentraron para obtener un (3R,7S)-12-(benciloxi)-3-(fluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencilo)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida bruta (164b). EM (m/z) 544,20 [M+H]+.
[0941] Se disolvió (3R,7S)-12-(benciloxi)-3-(fluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida cruda (164b) en tolueno (1 ml) y ácido trifluoroacético (1 ml). Después de que la solución resultante se agitara a temperatura ambiente durante 1 h y se concentró, el residuo se purificó mediante Hp Lc preparativa (columna, Gemini 10u C18 110A, AXI/; 250321,2 mm), eluyendo con acetonitrilo al 10-70 % en agua (0,1 % ácido trifluoroacético), para obtener el compuesto del título (164). EM (m/z) 454,17 [M+H]+. 1H RMN (400 MHz, acetonitrilo 3) 810,35 (d, J = 6,5 Hz, 1H), 8,39 (s, 1H), 6,84 (t, J = 8,5 Hz, 2H), 4,73 - 4,51 (m, 5H), 4,51 - 4,41 (m, 1H), 3,77 (dt, J = 14,9, 2,7 Hz, 1H), 3,65 (dd, J = 15,0, 1,8 Hz, 1H), 2,17-2,08 (m, 1H), 2,05 (dd, J = 14,6,7,2 Hz, 1H), 1,92 1,70 (m, 2H), 1,55 (dt, J = 14,4, 11,5 Hz, 1H), 1,24-1,09 (m, 1H).
Ejemplo 162: Preparación de (3R,7S)-N-(2,4-difluorobencM)-3-(fluorometM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (165):
[0942]

[0943] El compuesto del título se preparó de forma análoga a (3R,7S)-3-(fluorometil)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (164), usando bencilo (3S,7R)-3-(((benciloxi)carbonil)amino)-7-(((terc-butildimetilsilil)oxi)metil)-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato (131c) y 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4,6-trifluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo.
[0944] EM (m/z) 436,19 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 810,37 (d, J = 6,7 Hz, 1H), 8,40 (s, 1H), 7,41 (td, J = 8,8,6,5 Hz, 1H), 7,01 -6,85 (m, 2H), 4,73 -4,61 (m, 1H), 4,58 (m, 4H), 4,52 -4,41 (m, 1H), 3,78 (dt, J = 15,0, 2,7 Hz, 1H), 3,66 (dd, J = 15,0, 1,8 Hz, 1H), 2,12 (dt, J = 15,5, 2,3 Hz, 1H), 2,05 (dd, J = 14,6,7,3 Hz, 1H), 1,92-1,69 (m, 2H), 1,56 (dt, J = 14,6, 11,6 Hz, 1H), 1,25-1,09 (m, 1H).
Ejemplo 163: (7S)-N-(4-fluorobencil)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (166):
[0945]

[0946] El compuesto del título se preparó de manera similar a (7S)-N-(3-cloro-2,4-difluorobencil)-12-hidroxi-1,11-dioxo1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (51) excepto mediante el uso de (4-fluorofenil)metanamina en lugar de (3-cloro-2,4-difluorofenil)metanamina. EM (m/z) 386,2 [M+H]+. 1H RMN (400 MHz, metanol- d 4) 88,46 (s, 1H), 7,39 - 7,22 (m, 2H), 7,09 -6,94 (m, 2H), 4,69 (d, J = 3,2 Hz, 1H), 4,34 (dt, J = 13,4, 8,2 Hz, 1H), 3,98 (d, J = 14,8 Hz, 1H), 3,74 (dd, J = 14,7, 1,9 Hz, 1H), 3,66 (t, J = 7,0 Hz, 2H), 3,21 (ddd, J = 13,3, 7,1, 3,0 Hz, 1H), 2,91 (t, J = 7,0 Hz, 2H), 2,19-1,98 (m, 2H), 1,95-1,73 (m, 2H), 1,32 (q, J = 12,3 Hz, 1H).
Ejemplo 164: (7S)-N-bencil-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazoninal0-carboxamida (167):
[0947]

[0948] El compuesto del titulo se preparó de manera similar a (7S)-N-(3-cloro-2,4-difluorobencil)-12-hidroxi-1,11-dioxo 1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (51) excepto mediante el uso de bencilamina en lugar de (3-cloro-2,4-difluorofenil) metanamina. EM (m/z) 368,2 [M+H]+.
Ejemplo 165: Preparación de (7S)-N-(2,4-difluorobencM)-12-hidroxi-7-metN-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (168):
[0949]

Paso 1. Síntesis de (S)-3-met¡l-2,3.4.7-tetrah¡dro-1H-azep¡na-3-am¡na (168a):
[0950] Se disolvió (S)-3-(((benciloxi)carbonil)amino)-3-metil-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de terc-butilo (112e-1) (1000 mg, 2,77 mol) en TFA (2 ml) a temperatura ambiente. La mezcla de reacción resultante se calentó en un tubo sellado a 100 °C durante 2 horas. La mezcla de reacción resultante se concentró a sequedad. Luego, el producto se obtuvo como sal de TFA que se usó directamente en el siguiente paso. EM (m/z) 127,18 [M+H]+.
Paso 2. Síntesis de (7S)-12-(benciloxi)-N-(2,4-difluorobencil)-7-metil-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (168b):
[0951] El compuesto del título se preparó de manera similar a (7S)-12-(benciloxi)-N-(2,4-difluorobencil)-1,11-dioxo 1.3.4.6.7.11- hexah¡dro-2,7-metanop¡r¡do[1,2-d][1,4,7]oxad¡azonina-10-carboxam¡da (28a) excepto mediante el uso de (S)-3-metil-2,3,4,7-tetrahidro-1H-azepin-3-amina bis TFA sal (168a) en lugar de 1,4-oxazepan-6-amina. EM (m/z) 506,20 [M+H]+.
Paso 3. Síntesis de (7S)-N-(2.4-d¡fluorobenc¡l)-12-h¡drox¡-7-met¡l-1.11-d¡oxo-1.6.7,11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxamida (168):
[0952] El compuesto del título se preparó de manera similar a (7S)-N-(2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1.3.4.6.7.11- hexah¡dro-2,7-metanopir¡do[1,2-d][1,4,7]oxad¡azon¡na-10-carboxam¡da (28) usando (7S)-12-(benciloxi)-N-(2,4-difluorobencil)-7-metil-1,1-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a1[1,4]diazonina-10-carboxamida (168b) en lugar de (7S)-12-(benciloxi)-N-(2,4-difluorobencil)-1,11-dioxo 1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxam¡da (28a). EM (m/z) 416,18 [M+H]+. 1H RMN (400 MHz, metanol-ck) 88,57 (s, 1H), 7,45 (td, J = 8,5, 6,3 Hz, 1H), 7,06 -6,87 (m, 2H), 5,82 -5,60 (m, 1H), 5,18 -4,99 (m, 1H), 4,65 (s, 2H), 4,00 -3,63 (m, 4H), 2,76 -2,45 (m, 2H), 1,79 (s, 3H).
Ejemplo 166: Preparación de (7S)-N-(2,4-difluorobencN)-12-hidroxi-1,11-dioxo-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (169):
[0953]
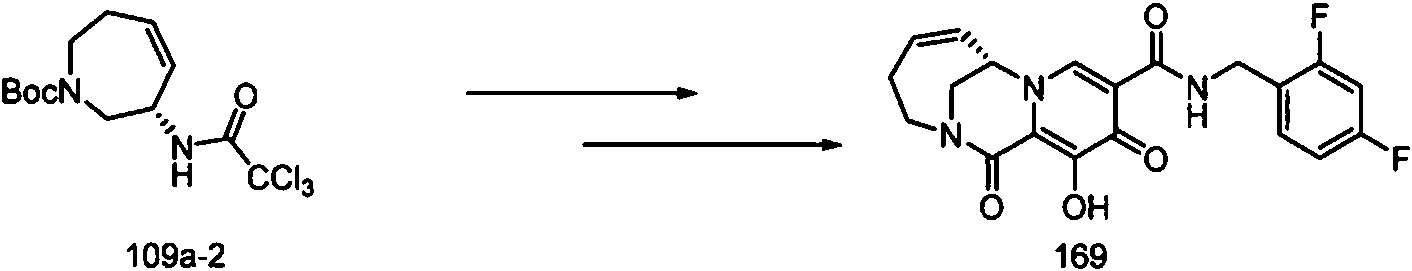
[0954] El compuesto del título se preparó de manera similar a (7R)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,7,11-tetrah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4]diazon¡na-10-carboxam¡da (84) usando (S)-3-(2,2,2-tricloroacetamido)-2,3,6,7-tetrahidro-1H-azepina-1-carboxilato de terc-butilo (109a-2) y 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de (R)-3-(2,2,2-tricloroacetamido)-2,3,6,7-tetrahidro-1H-azepina-1-carboxilato de terc-butilo (109a-1) y 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. EM (m/z) 402,34 [M+H]+. 1H RMN (400 MHz, DMSO-d6) 810,36 (t, J = 5,9 Hz, 1H), 8,59 (s, 1H), 7,42 (td, J = 8,7, 6,6 Hz, 1H), 7,25 (ddd, J = 10,5, 9,3, 2,5 Hz, 1H), 7,07 (tdd, J = 8,6, 2,6, 1,1 Hz, 1H), 5,80 (dddd, J = 10,6, 9,1, 4,0, 1,5 Hz, 1H), 5,60 (dt, J = 11,6, 2,7 Hz, 1H), 5,36 (s, 1H), 4,56 (d, J = 5,9 Hz, 2H), 4,21 (td, J = 12,2, 6,6 Hz, 1H), 4,09 (dd, J = 14,9, 2,6 Hz, 1H), 3,81 (dt, J = 15,0, 1,9 Hz, 1H), 3,31 (dd, J = 12,9, 8,4 Hz, 1H), 2,94 -2,74 (m, 1H), 2,30 (ddd, J = 15,7, 9.1, 6.5Hz, 1H).
Ejemplo 167: Preparación de (6S,7S)-12-hidroxi-6-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (170):
[0955]

Síntesis de (S)-3-(((benc¡lox¡)carbon¡l)am¡no)-4-metilenazepano-1-carbox¡lato de bencilo y (S)-3-(((benc¡lox¡)carbonil)am¡no)-4-met¡l-2 de benc¡lo.3.6.7-tetrahidro-1H-azep¡na-1-carbox¡lato (170a-2):
[0956] El compuesto del título se preparó de una manera similar al bencilo 3-(((bencilox¡)carbonil)am¡no)-4-4-fluoroazepano-1-carboxilato de etilo (105b-2) en el Ejemplo 102 excepto mediante el uso de (3R,4S)-3-(((bencilox¡)carbon¡l)am¡no)-4-h¡drox¡-4-met¡lazepano-1-carboxilato de bencilo en lugar de 3-(((bencilox¡)carbonil)am¡no)-4-etil-4-hidrox¡azepano-1-carbox¡lato de bencilo (105a). EM (m/z) 395,12 [M+H]+.
Síntesis de (3S)-4-metilazepan-3-amina (170a-3):
[0957] (S)-3-(((bencilox¡)carbon¡l)amino)-4-met¡lenazepan-1-carbox¡lato de bencilo (170a-2, 150 mg. 0.38 mmol) se disolvió en 20 ml de etanol absoluto y se burbujeó en atmósfera de argón. Se añadió hidróxido de paladio sobre carbono (53,4 mg. 0,076 mmol. peso de Pd al 20 %) y la mezcla se burbujeó en atmósfera de hidrógeno (1 atm, globo). La mezcla se agitó vigorosamente durante la noche y se burbujeó en atmósfera de argón. Se filtró a través de una almohadilla de Celite®. El Celite® se lavó con etanol absoluto y el filtrado se concentró al vacío para producir el compuesto del título. EM (m/z) 128,23 [M+H]+.
Síntesis______de_____ (6S.7S)-12-(benciloxi)-6-metil-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.4.5.6.7.11-hexahidro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (170a-5) y (6R.7S)-12-(benc¡lox¡)-6-met¡l-1,11-d¡oxo-N-(2.4.6-t¡¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (170a-6):
[0958] Se prepararon los compuestos (7S)-12-(benc¡lox¡)-6-met¡l-1.11-d¡oxo-N-(2.4.6-trifluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (170a-4) de manera similar a (7S)-12-(benciloxi)-N-(2,4-d¡fluorobenc¡l)-1,11-d¡oxo-1,3,4,6,7,11-hexah¡dro-2,7-metanopir¡do[1,2-d][1,4,7]oxad¡azon¡ne-10-carboxam¡da (28a) en el Ejemplo 25 utilizando (3S)-4-metilazepan-3-amina (170a-3) y 3-benciloxi-4-oxo-5-[(2.4.6-tr¡fluorofen¡l)metilcarbamo¡l]p¡rano-2-carbox¡lato de metilo en lugar de 1,4-oxazepan-6-amina y 3-(bencilox¡)-5-((2,4-difluorobencil)carbamo¡l)-4-oxo-4H-p¡ran-2-carbox¡lato de metilo. EM (m/z): 526,21 [M+H]+.
[0959] La mezcla se separó mediante cromatografía en gel de sílice para proporcionar (6S,7S)-12-(benciloxi)-6-met¡l-1,11-d¡oxo-N-(2,4,6-tr¡fluorobenc¡l)-1,4,5,6,7,11-hexah¡dro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (170a-5). EM (m/z): 526,13 y (6R.7S)-12-(benc¡lox¡)-6-met¡l-1.11-d¡oxo-N-(2.4.6-trifluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (170a-6). EM (m/z): 526,25. El estereocentro en la posición de metilo se as¡gnó arb¡trar¡amente.
Síntesis_______ de_______ (6S.7S)-12-h¡drox¡-6-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (170):
[0960] El compuesto del título se preparó de manera similar a (7S)-N-(2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (28) usando (6S,7S)-12-(benciloxi)-6-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (170a-5) en lugar de (7S)-12-(benciloxi)-N-(2,4)-difluorobencil)-1,11-dioxo-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (28a). EM (m/z) 436,23 [M+H]+. 1H RMN (400 MHz, DMSO-da) 8 10,42 (t, J = 5,8 Hz, 1H), 8,49 (s, 1H), 7,28-7,15 (m, 2H), 4,64-4,49 (m, 2H), 4,36 (q, J = 2,5 Hz, 1H), 4,13 (dd, J = 13,1, 6,7 Hz, 1H), 3,80 (dd, J = 14,9, 2,2 Hz, 1H), 3,74 (dd, J = 14,8,2,1 Hz, 1H)), 3,03 (dt, J = 12,7, 5,9 Hz, 1H), 1,90 (d, J = 8,1 Hz, 1H), 1,90-1,74 (m, 1H), 1,72-1,57 (m, 2H), 1,39-1,26 (m, 1H), 1,12 (d, J = 7,2 Hz, 3H).
Ejemplo 168: Síntesis de (7S)-N-(3-cloro-2,4-difluorobencN)-12-hidroxi-1,11-dioxo-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (171):
[0961]

[0962] 171a se preparó de manera similar al (R)-3-amino-2,3, 6,7-tetrahidro-1H-azepina-1-carboxilato deterc-butilo (109b-1) usando (S)-3-(2,2,2-tricloroacetamido)-2,3,6,7-tetrahidro-1H-azepina-1-carboxilato de terc-butilo (109a-2) en lugar de terc-butil (R)-3-(2,2,2-tricloroacetamido)-2,3,6,7-tetrahidro-1H-azepina-1-carboxilato (109a -1). EM (m/z): 213,183 [M+H]+.
Síntesis de ácido (7S)-12-(benciloxi)-1,11-dioxo-1,4,7,11-tetral'iidro-3H-2,7-metanopirido[1,2-a][1,41diazonina-10-carboxílico (171b):
[0963] Preparado de manera similar a ácido 11-(benciloxi)-1,10-dioxo-1,3,4,5,6,10-hexahidro-2,6-etanopyiido[1,2-a][1,4]diazocino-9-carboxílico (23c) utilizando (S)-3-amino-2,3,6,7-tetrahidro-1H-azepina-1-carboxilato de terc-butilo (171a) en lugar de 4-aminoazepano-1-carboxilato de terc-butilo. EM (m/z): 367,100 [M+H]+.
Síntesis de (7S)-12-(benc¡lox¡)-N-(3-cloro-2.4-d¡fluorobenc¡l)-1.11-d¡oxo-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (171c):
[0964] Se disolvió ácido (7S)-12-(benciloxi)-1,11-dioxo-1,4,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxílico (171b) (75 mg, 0,205 mmol) en DMF (2,0 ml) a temperatura ambiente, (3-cloro-2,4-difluorofenilo Se añadió)metanamina (72,7 mg, 0,41 mmol) seguido de HATU (117 mg, 0,307 mmol) y N,N-diisopropiletilamina (212 mg, 1,64 mmol). La reacción se agitó a temperatura ambiente durante la noche. La reacción se diluyó con EtOAc, se lavó con agua, cloruro de amonio saturado y salmuera, se secó sobre sulfato de sodio, se filtró y se concentró para dar un aceite amarillento claro, que se usó directamente en el siguiente paso sin purificación. LCMS-ESI+ (m/z): H+ calculado para C27H22CF2N3O4, teórico: 525,13, encontrado: 526,09.
Síntesis de (7S)-N-(3-cloro-2.4-d¡fluorobenc¡l)-12-h¡drox¡-1.11-d¡oxo-1.4.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (171):
[0965] (1S)-6-benciloxi-N-[(3-cloro-2,4-difluoro-fenil)metil]-5, 8-dioxo-2,9-diazatriciclo[7.4.1.02,7]tetradeca-3,6,12-trieno-4-carboxamida del paso anterior se trató con una mezcla de tolueno (1,0 ml) y TFA (1,0 ml) a temperatura ambiente durante la noche. La reacción se concentró, se redisolvió en DMF, se filtró y se purificó mediante HPLc preparatoria de fase inversa. LCMS-ESI+ (m/z): calcd H+ para C20H16CF2N3O4, teórico: 435,08, encontrado: 435,99.1H Rm N (400 MHz, DMSO- d 6) 810,41 (t, J = 6,0 Hz, 1H), 8,59 (s, 1H), 7,40 (td, J = 8,4,6,2 Hz, 1H), 7,30 (td, J = 8,7, 1,7 Hz, 1H), 5,88 -5,71 (m, 1H), 5,60 (dq, J = 11,7, 2,7 Hz, 1H), 5,36 (s, 1H), 4,61 (d, J = 6,0 Hz, 2H), 4,21 (td, J = 12,2, 6,6 Hz, 1H), 4,10 (dd, J = 14,9, 2,5 Hz, 1H), 3,81 (dt, J = 15,4, 1,9 Hz, 2H), 3,31 (dd, J = 12,9, 8,4 Hz, 1H), 2,92 -2,78 (m, 1H), 2,30 (ddd, J = 15,7, 9,0, 6,5 Hz, 1H).
Ejemplo 169-1: Preparación de (6R,7S)-N-(2,4-difluorobencN)-6-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (172-1):
[0966]

Paso 1: Síntesis de (6S.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (172-1a):
[0967] (1S)-6-Benc¡lox¡-N-[(2.4-d¡fluorofen¡l)met¡l1-5.8.13-tr¡oxo-2.9-d¡azatr¡c¡clo[7.4.1.02.71tetradeca-3.6-d¡ Se trató 172 ene-4-carboxam¡da (16a-2) (60.0 mg. 0.118 mmol) en MeOH anh¡dro (3.0 ml) con boroh¡druro de sod¡o (8.95 mg. 0.236 mmol) a 0 °C durante 10 m¡n. La reacc¡ón se ¡nact¡vó gota a gota con cloruro de amon¡o saturado. se extrajo con EtOAc. la capa orgán¡ca se lavó con salmuera. se secó sobre sulfato de sod¡o. se f¡ltró y se concentró para dar el producto. EM (m/z): 510.18 [M+H]+.
Paso 2: síntes¡s de (6R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-fluoro-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-al[1.41d¡azon¡na-10-carboxam¡da (172-1b):
[0968] (6S.7S)-12-(Benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na- Se enfr¡ó 10-carboxam¡da (172-1a) (50.0 mg. 0.098 mmol) en DCM (5.0 ml) a 0 °C y se trató con Deoxo-Fluor (86.8 mg. 0.393 mmol). La reacc¡ón se dejó calentar a temperatura amb¡ente m¡entras el h¡elo se derretía durante la noche. La reacc¡ón se enfr¡ó de nuevo a 0 °C y se ¡nact¡vó con b¡carbonato de sod¡o saturado. Se extrajo con EtOAc. la capa orgán¡ca se lavó con salmuera. se secó sobre sulfato de sod¡o. se f¡ltró y se concentró. y se usó d¡rectamente en el s¡gu¡ente paso. EM (m/z) 512.24 [M+H1+.
Paso 3: Síntes¡s de (6R.7S)-N-(2.4-d¡fluorobenc¡l)-6-fluoro-12-h¡drox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (172-1):
[0969] (6R.7S)-12-(Benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-6-fluoro-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (172-1b) (50 mg. 0.098 mmol) se trató con una mezcla de TFA (0.3 ml) y tolueno (0.3 ml) a temperatura amb¡ente durante la noche. La reacc¡ón se concentró. se volv¡ó a d¡solver en DMF. se f¡ltró y se pur¡f¡có med¡ante G¡lson HPLC (Gem¡n¡. 5 - 100 % ACN/H2O 0.1 % TFA) para dar el compuesto del título después de la l¡of¡l¡zac¡ón. EM (m/z) 422.27 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 810.33 (t. J = 6.0 Hz. 1H). 8.60 (s. 1H). 7.41 (td. J = 8.7. 6.6 Hz. 1H). 7.25 (ddd. J = 10.6. 9.3. 2.6 Hz. 1H). 7.13-6.98 (m. 1H). 5.12-4.89 (m. 2H). 4.56 (d. J = 6.0 Hz. 2H). 4.13 (dt. J = 13.0. 8.0 Hz). 1H). 3.92 -3.84 (m. 2H). 3.13 (ddd. J = 13.1. 7.1. 2.9 Hz. 1H). 2.09 (dtd. J = 34.8.19.6. 17.3. 7.8 Hz.
2H). 1.84-1.69 (m. 1H). 1.40 (dt. J = 40.8.13.6 Hz. 1H).
Ejemplo 169-2: Preparación de (7R)-N-(2,4-difluorobencil)-6-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (172-2):
[0970]
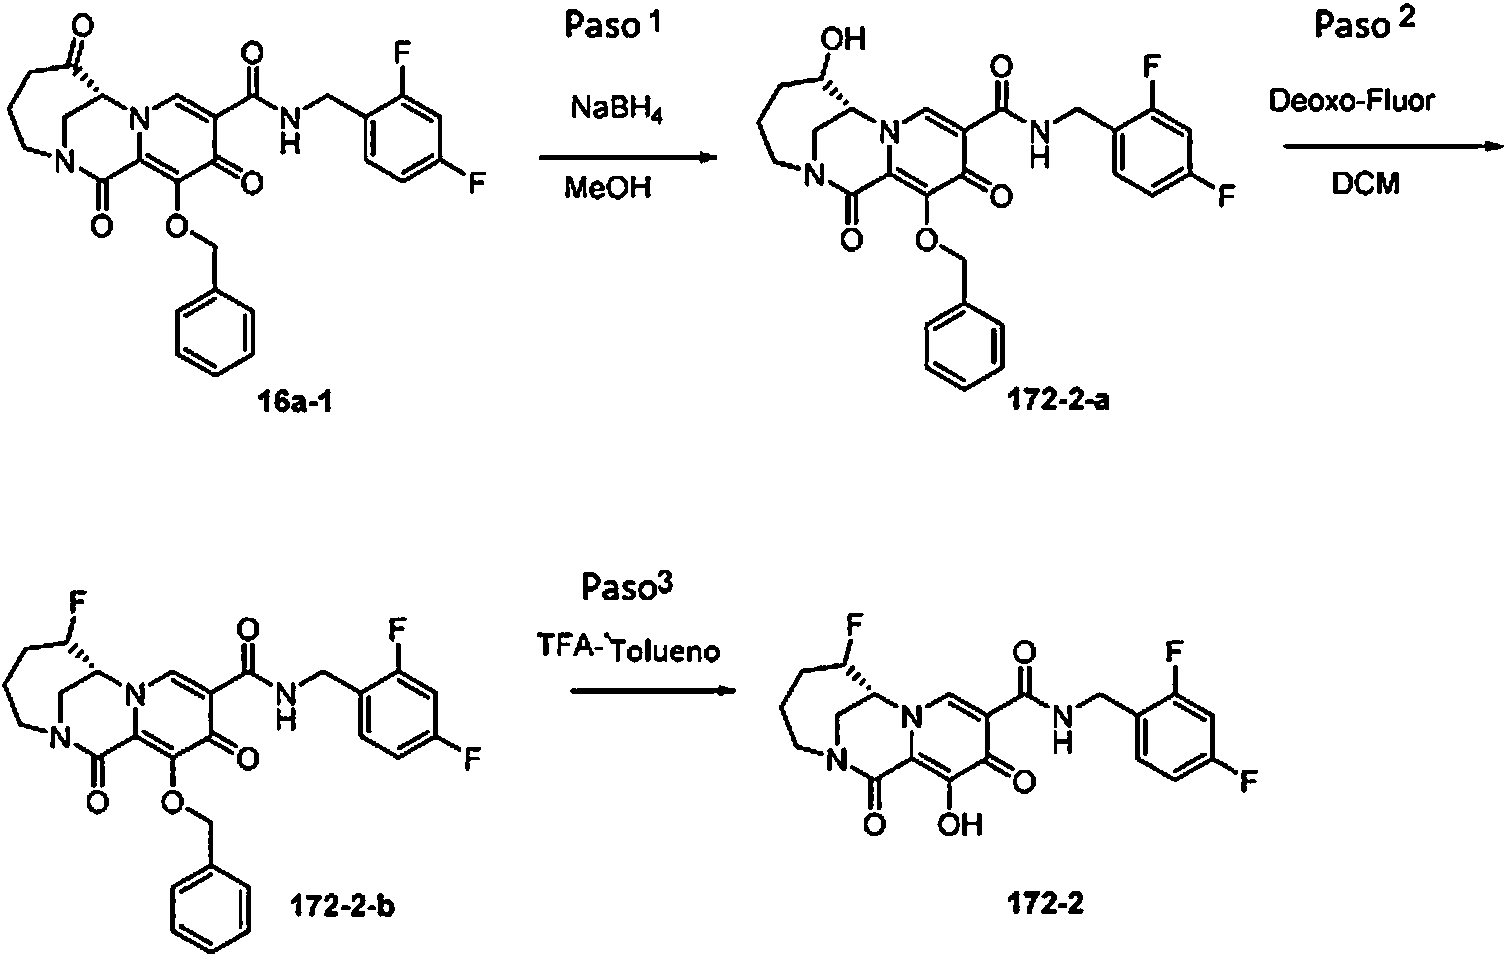
[0971] El compuesto del título se preparó de una manera similar a (6R,7S)-N-(2,4-difluorobencil)-6-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (172-1) excepto usando (1R)-6-Benciloxi-N-[(2,4-difluorofenil)metil]-5,8,13-trioxo-2,9-diazatricido[7.4.1.02,7]tetradeca-3,6-dieno-4-carboxamida (16a-1) en lugar de (1R)-6-Benciloxi-N-[(2,4-difluorofenil)metil]-5,8,13-trioxo-2,9-diazatriciclo[7.4.1.02,7]tetradeca-3,6-dieno-4-carboxamida (16a-2). EM (m/z) 422,10 [M+H]+. 1H RMN (400 MHz, DMSO-da) 8 10,61 (s, 1H), 10,33 (t, J = 5,9 Hz, 1H), 8,60 (s, 1H), 7,41 (td, J = 8,7, 6,6 Hz, 1H), 7,25 (ddd, J = 10,5, 9,3, 2,5 Hz, 1H), 7,12-7,02 (m, 1H), 5,30 - 4,84 (m, 2H), 4,56 (d, J = 5,9 Hz, 2H), 4,13 (dt, J = 15,6,7,9 Hz, 1H), 3,90 (d, J = 14,9 Hz, 1H), 3,82 (dd, J = 15,0, 2,0 Hz, 1H), 3,13 (ddd, J = 13,2, 7,1,2,8 Hz, 1H)), 2,20-1,96 (m, 2H), 1,75 (d, J = 15,2 Hz, 1H), 1,40 (ddd, J = 41,0, 15,8,11,2 Hz, 1H).
Ejemplo 170: Preparación de (7S)-N-(2,4-difluorobencM)-12-hidroxi-7-metiM,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (173):
[0972]

[0973] (7S)-12-(benciloxi)-N-(2,4-difluorobencilo)-7-metil-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopyiido[1,2-a][1,4]diazonina-10-carboxamida (50 mg, 0,1 mmol) se disolvió en EtOH (5 ml). Se añadió Pd/C (10%) (5 mg). Se aplicó hidrogenólisis con balón de hidrógeno. La reacción se completó después de 3 horas. A continuación, la mezcla de reacción se filtró a través de un lecho de celite. El filtrado se concentró y purificó mediante HPLC Gilson (Gemini, 5 - ACN al 100 %/H2O TFA al 0,1 %) para dar el compuesto del título después de la liofilización. EM (m/z) 418,29 [M+H]+. 1H RMN (400 MHz, metanol-d4) 88,59 (s, 1H), 7,45 (td, J = 8,5, 6,4 Hz, 1H), 7,05 -6,84 (m, 2H), 4,65 (s, 2H), 4,39 (dt, J = 13,4,6,7 Hz, 1H), 3,92 -3,51 (m, 2H), 3,18 (dt, J = 13,1, 6,4 Hz, 1H), 2,08 (ddd, J = 15,4, 10,3, 2,4 Hz, 1H), 2,00-1,84 (m, 4H), 1,73 (s, 3H), 1,62-1,37 (m, 1H).
Ejemplo 171: Síntesis de (3S, 6R, 7Sj-12-hidroxi-3,6-dimetiM,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (174):
[0974]

Paso 1. Síntesis de (E)-but-2-en-1-il ((benc¡lox¡)carbon¡l)glic¡nato (174a):
[0975] A una solución de ((bencilox¡)carbon¡l)glic¡na (120,0 g, 574 mmol, 1,0 eq) en DCM (1200 mL) se añadió (E)-but-2-en-1-ol (49,7 g, 689 mmol, 1,2 eq) y Dm AP (14,1 g, 115 mmol, 0,2 eq). La mezcla se enfrió a 0 °C y se añadió en porciones EDC.HCl (164,9 g, 860 mmol, 1,5 eq). La mezcla se agitó a temperatura ambiente durante 1,5 h. HPLC mostró finalización. Se añadió agua (1200 ml) y las fases se separaron. La fase orgánica se lavó con agua (500 mLx2). Se secó sobre Na2SO4, se concentró para dar un residuo crudo, que se purificó por cromatografía en columna de gel de sílice (eluida con PE: EA = 5:1) para dar el compuesto 174a (140 g, 93 %, contiene EtOAc) como un aceite incoloro. 1H RMN (400 MHz, CDCl3) 8 7,36-7,28 (m, 5H), 5,86-5,77 (m, 1H), 5,62-5,55 (m, 1H), 5,44 (s, 1 H), 5,13 (s, 2H), 4,73 (d, J = 6,8 Hz, 2H), 3,98 (d, J = 5,6 Hz, 2H), 1,74 (d, J = 6,4 Hz, 3H).
Síntesis de ácido s¡n-(±)-2-(((benc¡loxi)carbon¡l)am¡no)-3-met¡lpent-4-eno¡co (177b):
[0976] A una solución de diisopropilamina (161,4 g, 1,60 mol, 3,0 eq) en THF (1500 ml) a -20 °C se añadió gota a gota n-BuLi (2,4 M, 552 ml, 1,32 mol, 2,5 eq) con una atmósfera de N2. La mezcla se agitó a -20 °C durante 30 min. Luego se enfría a -78 °C y se mezcla una solución de (E)-but-2-en-1-il ((benciloxi)carbon¡l)gl¡c¡nato (174a) (140,0 g, 0,53 mol, 1,0 eq) en THF (382 ml) se añadió gota a gota a -78 °C. La mezcla se agitó durante 30 min a -78 °C. Se añadió gota a gota ZnCl2 (1 M en THF, 600 ml, 0,60 mol, 1,13 equiv.) a -78 °C. La mezcla se calentó a temperatura ambiente y se agitó durante 3-4 h. pH ajustado = 4 - 5 con HCl 1 N a 0 °C. Extraído con MTBE (750 mLx2). La mayor parte del THF se eliminó al vacío. Los extractos orgánicos se lavaron con NaOH 2 N (500 mLx2). La fase acuosa se ajustó a pH = 4 - 5 con HCl 1 N a 0 °C. Extraído con MTBE (750 mLx2). Se secó sobre Na2SO4, se concentró para dar el producto bruto (70 g), que se purificó con columna de gel de sílice (eluyendo con PE: EA = 1:1) para dar el compuesto 174b. La recristalización en Et2O (160 ml) y hexano (320 ml) proporcionó 174b. 1H RMN (400 MHz, DMSO- d6) 812,64 (br, 1H), 7,54 (s, 1H), 7,36 - 7,31 (m, 5H), 5,82 -5,72 (m, 1H), 5,07 - 4,99 (m, 4H)), 4,05 - 4,01 (m, 1H), 2,64 (t, J = 6,8 Hz, 1H), 0,99 (d, J = 6,8 Hz, 3H). EM (m/z): 264,10 [M+H]+.

Síntesis de sin-(±)-bencilo (1-hidroxi-3-metilpent-4-en-2-il)carbamato (174c):
[0977] Se agitó una solución de ácido sin-(±)-2-(benciloxicarbonilamino)-3-metil-pent-4-enoico (177b) (2000,1 mg, 7,60 mmol) y 4-metilmorfolina (1 ml, 9,20 mmol) en tetrahidrofurano (20 ml) en un baño de hielo y sal como cloroformiato de isobutilo (1,2 mL, 9,10 mmol) gota a gota. Después de 30 min, la mezcla de reacción se filtró y los sólidos se lavaron con tetrahidrofurano (10 ml). El filtrado se agitó en el baño de hielo y sal mientras se añadía gota a gota una solución de borohidruro de sodio (441 mg, 11,7 mmol) en agua (4 ml). La mezcla de reacción se diluyó adicionalmente con agua (16 ml) y la mezcla de reacción resultante se agitó a temperatura ambiente durante la noche. La mezcla de reacción se diluyó con cloruro de amonio saturado (50 mL) y agua (50 mL) antes de extraer con acetato de etilo (100 mL x 2). Después de lavar los extractos con salmuera (1 x 100 ml), las fracciones orgánicas se combinaron, se secaron (MgSÜ4) y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 15-55 % en hexano para obtener el compuesto del título 174c. EM (m/z) 249,81 [M+H]+.
Síntesis de una mezcla de ((2S.3R)-2-(((benc¡lox¡)carbon¡l)am¡no)-3-met¡lpent-4-en-1-¡l)((S)-but-3-en-2-¡l)carbamato de bencilo (174d-1) y ((2R.3S)-2-(((benc¡lox¡)carbon¡l)am¡no)-3-met¡lpent-4-en-1-¡l)((S)-but-3-en-2-¡l)carbamato de bencilo (174d-2):
[0978] Una solución de sin-(±)-bencilo (1-hidroxi-3-metilpent-4-en-2-il)carbamato (174c) (806,3 mg, 3,23 mmol) en diclorometano (37 ml) se agitó en un baño a 0 °C mientras se añadía peryodinano de Dess Martin (1785,6 mg, 4,21 mmol). Después de 10 min, la mezcla de reacción se agitó a ta. Después de 1,5 h, se añadió peryodinano de Dess-Martin adicional (3,45,7 mg, 0,815 mmol) a temperatura ambiente y la solución resultante se agitó a temperatura ambiente durante 1 hora. La mezcla de reacción se agitó a 0 °C y se añadió bicarbonato de sodio saturado (100 ml). Después de transferir la mezcla a un embudo de decantación, se añadieron solución de tiosulfato de sodio al 10 % (1 x 100 ml) y acetato de etilo (100 ml) y se separaron dos fracciones. Después de la ac inferior. La fracción se extrajo con acetato de etilo (100 mL x l), las dos
fracciones orgánicas resultantes se lavaron con salmuera (70 mL x 1), se combinaron, se secaron (MgSO4) y se concentraron.
[0979] Una suspensión del residuo y clorhidrato de (2S)-but-3-en-2-amina (385,6 mg, 3,58 mmol) en tetrahidrofurano (21 mL) se agitó a temperatura ambiente como trietilamina (0,5 mL, 3,59 mmol) y se añadió triacetoxiborohidruro de sodio (1156,7 mg, 5,46 mmol). La mezcla de reacción resultante se agitó a ta durante 22 h. La mezcla de reacción se concentró para eliminar la mayor parte del tetrahidrofurano y se diluyó con agua (~100 ml) antes de extraer el producto con acetato de etilo (100 ml x 2). Después de lavar los extractos con agua (x 1), las fracciones orgánicas se combinaron, se secaron (MgSO4) y se concentraron para obtener la amina bruta.
[0980] Una mezcla de amina bruta y carbonato de potasio (500,0 mg, 3,62 mmol) en 1,4-dioxano (15 mL) y agua (15 mL) se agitó a 0 °C como cloroformiato de bencilo (0,525 mL, 3,57 mmol).) fue añadido. La mezcla resultante se agitó a 0 °C durante ~1 h y luego a ta durante la noche. La mezcla de reacción se diluyó con agua (100 mL) y el producto se extrajo con acetato de etilo (100 mL x 2). Después de que los extractos se lavaron con agua (150 ml, x 1), se combinaron, se secaron (MgSO4) y se concentraron, el residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo con 0-30 % de acetato de etilo en hexano para obtener los compuestos del título 174d-1 y 174d-2 como mezcla: EM (m/z) 437,26 [M+H]+.
Síntesis de bencilo (3S.4R.7S) y (3R.4S.N-3-(((benciloxi)carbonil)amino)-4,7-dimetil-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato (174e-1 y 174e-2):
[0981] Una solución de la mezcla diastereoisómera del reactivo (174d-1 y 174d-2, 984,5 mg, 2,26 mmol) y catalizador de Grubbs de segunda generación (131,7 mg, 155 umol) en tolueno (600 ml) se purgó con gas argón durante 15 min. La solución resultante se agitó en un baño a 80 °C durante 3 h. La mezcla de reacción se concentró y el residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo 5- Acetato de etilo al 40 % en hexano para obtener los compuestos del título 174e-1 y 174e-2, respectivamente Compuesto 174e-1: EM (m/z) 409,20 [M+H]+ Compuesto 174e-2: EM (m/z)) 409.05 [M+H]+
Síntesis de (3S.6R.7S)-12-(benc¡lox¡)-3.6-d¡met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (174f-1):
[0982] Se disolvió (3S,4R,7S)-3-(((benciloxi)carbonil)amino)-4,7-dimetil-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de bencilo (174e-1) (238,8 mg, 0,585 mmol) en TFA (5 ml) y se calentó a 100 °C en un vial sellado durante 2 h. La mezcla de reacción se concentró y se coevaporó una vez con tolueno. La mitad del residuo se mezcló con 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo (128,1 mg, 0,286 mmol) y bicarbonato de sodio (138 mg, 1,64 mmol) antes de agregar metanol (5 ml) y agua (5 ml). La mezcla resultante se calentó a 50 °C. Después de 2,5 h, se añadieron más metanol (10 ml) y diclorometano (15 ml) y la suspensión resultante se agitó en un baño a 50 °C. Después de 22 h, la mezcla de reacción se concentró para eliminar la mayoría de los disolventes orgánicos y el residuo se disolvió en diclorometano (25 ml) y agua (25 ml). Después de la separación de las dos fracciones, la fracción acuosa se extrajo con diclorometano (25 ml, x 1) y los dos extractos orgánicos combinados se secaron (MgSO4) y concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con metanol al 0-30 % en diclorometano para obtener el compuesto del título 7: EM (m/z) 538,16 [M+H]+.
Síntesis de (3S.6R.7S)-12-h¡drox¡-3.6-d¡met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (174):
[0983] A un matraz que contiene (3S,6R,7S)-12-(benciloxi)-3,6-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][Se añadió 1,4]diazonina-10-carboxamida (15,1 mg, 28,1 umol) y Pd al 10 % en C (4,8 mg) y etanol (3 ml) y la mezcla resultante se agitó en atmósfera de H2 durante 1 hora. La mezcla de reacción se filtró a través de una capa de celite y el filtrado se concentró. El residuo se disolvió en DMF, se filtró a través de un filtro de membrana y el filtrado se inyectó en HPLC preparativa (columna, Gemini 5um C18 110A, columna LC 100 x 30 mm) eluyendo con 10-70 % de acetonitrilo (0,1 % TFA) en agua (TFA al 0,1 %) durante 25 min.). La fracción que contenía el producto fue liofilizado para obtener el compuesto del título 174: EM (m/z) 450,23 [M+H]+. 1H RMN (400 m Hz , acetonitriloda) 810,39 (s, 1H), 8,42 (s, 1H), 6,92 - 6,74 (m, 2H), 4,59 (d, J = 5,5 Hz, 2H), 4,50 (dp, J = 10,2, 6,7 Hz, 1H), 4,17 (q, J = 2,0 Hz, 1H), 3,57 (d, J = 1,9 Hz, 2H), 2,18 (p, J = 3,8 Hz, 1H), 1,85 (dt, J = 14,4, 7,1 Hz, 1H), 1,61-1,45 (m, 2H), 1,31 (ddd, J = 15,2, 11,2,3,4 Hz, 1H), 1,21 (d, J = 6,7 Hz, 3H), 1,12 (d, J = 7,3 Hz, 3H).
Ejemplo 172: Síntesis de (3S,6R,7S)-N-(2,4-difluorobencil)-12-hidroxi-3,6-dimetil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (175):
[0984]

[0985] El compuesto del título se preparó de manera similar al compuesto 174f-1 excepto cuando se usa 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de usar 3-(benciloxi)-4-oxo-5-metilo ((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato. EM (m/z) 432,24 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 8 10,43 (s, 1H), 8,47 (s, 1H), 7,43 (q, J = 9,1, 8,5 Hz, 1H), 7,04 -6,87 (m, 2H), 4,60 (d, J = 5,3 Hz, 2H), 4,57 -4,45 (m, 1H), 4,21 (s, 1H), 3,60 (d, J = 1,9 Hz, 2H), 2,22 (dt, J = 7,8,3,9 Hz, 1H), 1,88 (dt, J = 14,5, 7,1 Hz, 1H), 1,67-1,46 (m, 2H), 1,35 (ddd, J = 15,4, 11,5, 3,1 Hz, 1H), 1,25 (d, J = 6,6 Hz, 3H), 1,16 (d, J = 7,3 Hz, 3H).
Ejemplo 173: (3S,6R,7S)-12-hidroxi-3,6-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (176):
[0986]

[0987] A una solución de (3S,6R,7S)-12-(benciloxi)-3,6-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (174f-1) (7, 14,2 mg, 26,4 umol) en tolueno (0,5 ml) se añadió ácido 2,2,2-trifluoroacético (1 ml) a temperatura ambiente y la solución resultante se agitó a temperatura ambiente. Después de 2 h, la mezcla de reacción se concentró y el residuo se disolvió en DMF, se filtró a través de un filtro de membrana. El filtrado se inyectó en HPLC preparativa (columna, Gemini 5um C18 110A, columna LC 100 x 30 mm) eluyendo con 10-70 % de acetonitrilo (0,1 % TFA) en agua (0,1 % TFA) durante 25 min.) La fracción que contenía el producto se liofilizado para obtener el compuesto del título 176: EM (m/z) 448,19 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 8 10,31 (s, 1H), 8,35 (s, 1H), 6,84 (t, J = 8,5 Hz, 2H), 5,45 -5,31 (m, 2H), 5,28 (d, J = 7,8 Hz, 1H), 4,59 (d, J = 5,2 Hz, 2H), 4,26 -4,12 (m, 1H), 3,89 (dd, J = 14,3, 2,8 Hz, 1H), 3,54 (d, J = 14,2 Hz, 1H), 2,75 -2,57 (m, 1H), 1,30 (d, J = 7,1 Hz, 3H), 1,18 (d, J = 7,1 Hz, 3H).
Ejemplo 174: Síntesis de (3S,6R,7S)-N-(2,4-difluorobencil)-12-hidroxi-3,6-dimetil-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (177):
[0988]

[0989] A una solución de (1S,10S,13R)-6-benciloxi-N-[(2,4-difluorofenil)metil]-10,13-dimetil-5,8-dioxo-2,9-diazatricido[7.4.1.02,7]tetradeca-3,6,11-trieno-4-carboxamida (175a, 13,1 mg, 25 umol) en tolueno (0,5 ml) se añadió ácido 2,2,2-trifluoroacético (1 ml) a ta y la solución resultante se agitó a ta durante 2 h. La mezcla de reacción se concentró y el residuo se disolvió en DMF, se filtró a través de un filtro de membrana antes de inyectar el filtrado en HPLC preparativa (columna, Gemini 5um C18 110A, columna LC 100 x 30 mm) eluyendo con acetonitrilo al 10-70 % (0,1 % de TFA) en agua (0,1 % de TFA) durante 25 min.) y se liofilizó para obtener el compuesto del título 177. EM (m/z) 430,22 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d 3) 610,32 (s, 1H), 8,37 (s, 1H), 7,41 (q, J = 8,1 Hz, 1H), 7,03 -6,85 (m, 2H), 5,47 -5,32 (m, 2H), 5,32 -5,23 (m, 1H), 4,58 (d, J = 5,0 Hz, 2H), 4,22 (dd, J = 5,8,2,7 Hz, 1H), 3,89 (dd, J = 14,3, 2,8 Hz, 1H), 3,55 (d, J = 14,2 Hz, 1H), 2,68 (s, 1H), 1,30 (d, J = 7,1 Hz, 3H), 1,19 (d, J = 7,1 Hz, 3H).
Ejemplo 175: Preparación de (7S)-4-fluoro-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (178):
[0990]

[0991] Los compuestos del título se prepararon de manera análoga a (4R,7S)-N-(2,4-difluorobenc¡l)-4-fluoro-12-h¡drox¡-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y (4S,7S)-N-(2,4-difluorobencil)-4-fluoro-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida 53-1, usando 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato. EM (m/z) 440,30 [M+H]+. 1H RMN (400 MHz, metanol-d4) 68,51 (s, 1H), 6,91 (t, J = 8,4 Hz, 2H), 5,23 (t, J = 6,2 Hz, 1H), 5,11 (t, J = 6,3 Hz, 1H), 4,69 (s, 3H), 4,05 (d, J = 14,8 Hz, 1H), 3,76 (d, J = 14,6 Hz, 1H), 3,49 (dd, J = 21,7, 15,2 Hz, 1H), 2,46 (t, J = 14,7 Hz, 1H), 2,29 -2,20 (m, 1H), 2,04 (d, J = 15,3 Hz, 1H), 1,53 (dd, J = 31,1, 16,5 Hz, 1H).
Ejemplo 176: Preparación de (6S,7R)-6-fluoro-12-hidroxi-6-metil-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (179):
[0992]

[0993] Preparado de manera similar a (6S,7R)-N-(2,4-difluorobencil)-6-fluoro-12-hidroxi-6-metil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (60-1) en el Ejemplo 57a usando metil 3-benciloxi-4-oxo-5-[(2,4,6-trifluorofenil)metilcarbamoil]pirano-2-carboxilato en lugar de 3-benciloxi-5-[(2,4-difluorofenil)metilcarbamoil]-4-oxo-piran-2-carboxilato de metilo. EM (m/z) 454,10 [M+H]+. 1H RMN (400 MHz, DMSO-d6)
8 10,64 (s, 1H), 10,35 (t, J = 5,8 Hz, 1H), 8,41 (d, J = 1,9 Hz, 1H), 7,21 (t, J = 8,6 Hz, 2H), 4,80 (s, 1H), 4,57 (d, J = 5,7 Hz, 2H), 4,18 (dt, J = 13,3, 8,4 Hz, 1H), 3,94 (ddd, J = 15,5, 6,3, 3,0 Hz, 1H), 3,74 (d, J = 15,5 Hz, 3H), 3,10 (dd, J = 13,0, 7,3 Hz, 1H), 1,90 (q, J = 7,7 Hz, 1H), 1,80 (td, J = 13,4, 7,6 Hz, 2H), 1,62 (d, J = 23,8 Hz, 3H), 1,45-1,32 (m, 1H).
Ejemplo 177: (3R,7S)-3-(fluorometil)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (180):
[0994]

Síntesis de (ffl-1-((terc-but¡ld¡met¡ls¡l¡l)ox¡)but-3-en-2-am¡na (180a):
[0995] Se ag¡tó una suspens¡ón de clorh¡drato de (2R)-2-am¡nobut-3-en-1-ol (1010,4 mg, 8,176 mmol) y tr¡et¡lam¡na (3,5 ml, 25,11 mmol) en d¡clorometano (12 ml) en un baño a 0 °C m¡entras se añadía cloruro de terc-but¡ld¡met¡ls¡l¡lo (1,35 g, 8,957 mmol). Después de la ad¡c¡ón, la mezcla de reacc¡ón se ag¡tó a ta. Después de 23 h, la mezcla de reacc¡ón se d¡luyó con d¡clorometano (30 mL) y se lavó con soluc¡ón saturada de b¡carbonato de sod¡o (50 mL). Después de extraer la fracc¡ón acuosa con d¡clorometano (2 x 30 ml), las fracc¡ones orgán¡cas se lavaron con salmuera (30 ml x 3 l), se comb¡naron, se secaron (MgSO4) y se concentraron. La mezcla resultante se d¡solv¡ó en éter etílico, se f¡ltró y el f¡ltrado se concentró para obtener el producto bruto proteg¡do con TBS: EM (m/z) 202,01 [M+H]+.
Síntes¡s de (S)-(1-h¡drox¡pent-4-en-2-¡l)carbamato de benc¡lo (180b):
[0996] Una soluc¡ón de (2S)-2-am¡no-4-penten-1-ol (2000 mg, 14,5 mmol), carbonato de potas¡o (6030 mg, 43,6 mmol) en agua (36 ml) y 1,4-d¡oxano (36 ml) se ag¡tó en un baño a 0 °C m¡entras se añadía cloroform¡ato de benc¡lo (2,6 ml, 17,52 mmol). La mezcla se ag¡tó a 0 °C durante 2 h y luego a temperatura amb¡ente durante la noche. La mezcla de reacc¡ón se d¡luyó con b¡carbonato de sod¡o saturado (150 mL) y el producto se extrajo con acetato de et¡lo (150 mL x 2). Después de lavar los extractos con agua (1 x 150 ml), las fracc¡ones orgán¡cas se comb¡naron, se secaron (MgSO4) y se concentraron. El res¡duo se pur¡f¡có med¡ante cromatografía en columna sobre gel de síl¡ce eluyendo con acetato de et¡lo al 0-70 % en hexano para obtener el compuesto del título. EM (m/z) 235,84 [M+H]+.
Síntes¡s de ((S)-2-(((benc¡lox¡)carbon¡l)am¡no)pent-4-en-1-¡l)((ffl-1-((terc-but¡ld¡met¡ls¡l¡l)ox¡)but-3-en-2-¡l)carbamato de benc¡lo (180c):
[0997] El compuesto del título se sintetizó de manera similar a una mezcla de ((2S,3R)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (174d-1) y ((2R,3S)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (174d-2) excepto usando (R)-1-((ferc-butildimetilsilil)oxi)but-3-en-2-amina (180a) y (S)-(1-hidroxipent-4-en-2-il)carbamato de bencilo (180b) en lugar de sin-(±)-bencilo N-[1-(hidroximetil)-2-metil-but-3-enil]carbamato (l74c) y clorhidrato de (2S)-but-3-en-2-amina respectivamente. EM (m/z) 553,10 [M+H]+.
Síntesis de (3S.7R)-3-(((benciloxi)carbonil)amino)-7-(((terc-butildimetilsilil)oxi)metil)-23,4,7-tetrahidro-1H-azepina-1-carboxilato de bencilo (180d):
[0998] El compuesto del título se sintetizó de manera similar al bencilo (3S,4R,7S) y (3R,4S,7S)-3-(((benciloxi)carbonil)amino)-4,7-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de dimetilo (174e-1 y 174e-2) excepto cuando se usa ((S)-2-(((benciloxi)carbonil)amino)pent-4-en-1-il)((R)-1-((terc-butildimetilsilil)oxi)but-3-en-2-il)carbamato de bencilo (180c) en lugar de una mezcla de bencilo ((2S,3R)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato (174d-1) y ((2R, 3S)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (174d-2). EM (m/z) 525,01 [M+H]+.
Síntesis de (3R.7S)-12-(benc¡lox¡)-3-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (180e):
[0999] Una mezcla de bencilo (3S, 7R)-3-(((benciloxi)carbonil)amino)-7-(((ferc-butildimetilsilil)oxi)metil)-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato (180d) (719,7 mg, 1,37 mmol) y paladio al 10 % sobre carbono (l4o,9 mg) en etanol (27 ml) y EtOAc (13,5 ml) se agitó en atmósfera de H2. Después de 3 h, la mezcla de reacción se filtró a través de celite, se lavó con etanol y el filtrado se concentró para obtener la diamina: EM (m/z) 259,24 [M+H]+.
[1000] Un tercio del residuo anterior se mezcló con 3-(benciloxi)-4-oxo-5-((2,4,6)-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo (205,3 mg, 0,459 mmol) y bicarbonato de sodio (90,2 mg, 1,07 mmol) antes de añadir metanol (5 ml) y agua (1 ml). La mezcla resultante se calentó a 50 °C durante 22 h y a 60 °C durante 24 h. La mezcla de reacción se concentró para eliminar la mayor parte del disolvente y el residuo se disolvió en acetato de etilo (25 ml) y agua (25 ml) y se separaron dos fracciones. Después de la ac. La fracción se extrajo con acetato de etilo (25 ml x 1), dos fracciones orgánicas se lavaron con salmuera (x 1), se combinaron, se secaron (MgSO4) y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con metanol al 0-15 % en diclorometano para obtener el compuesto del título: EM (m/z) 656,63 [M+H]+.
Síntesis de (3R.7S)-12-(benc¡lox¡)-3-(h¡drox¡met¡l)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l) 1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (180f):
[1001] Se disolvió (3R,7S)-12-(benciloxi)-3-(((ferc-butildimetilsilil)oxi)metil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (41,0 mg, 62,5 umol) en HCl 4 N en dioxano (3 ml) en un baño a 0 °C y se agitó a 0 °C durante 30 min. La mezcla de reacción se concentró y el residuo se coevaporó con tolueno (x 1). El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con metanol al 0-25 % en diclorometano para obtener el compuesto del título: EM (m/z) 542,15 [M+H]+.
Síntesis de (3R.7S)-3-(fluoromet¡l)-12-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (180 g)
[1002] Una solución de (3R,7S)-12-(benciloxi)-3-(hidroximetil)-1,1-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (180f, 30,5 mg, 56,3 umol) en diclorometano (2 ml) se agitó a 0 °C mientras se añadía trifluoruro de (dietilamino)azufre (DAST, 0,01 ml, 75,7 umol). Después de 30 min, la mezcla de reacción se agitó a temperatura ambiente durante la noche. Después de ~18 h, se añadió trifluoruro de (dietilamino)azufre adicional (DAST, 0,01 ml, 75,7 umol) a ta y se agitó a ta durante 6 h. Después, la mezcla de reacción se agitó a 0 °C y se añadió bicarbonato de sodio saturado (15 ml), y el producto se extrajo con acetato de etilo (2 x 15 ml). Los extractos combinados se secaron (MgSO4) y se concentraron: EM (m/z) 544,15 [M+H]+.
Síntesis de (3R.7S)-3-(fluoromet¡l)-12-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[110-carboxam¡da (180):
[1003] El residuo crudo del paso anterior se disolvió en tolueno (1 mL) y TFA (1 mL) y se agitó a ta por 2 h. La mezcla de reacción se concentró y el residuo se disolvió en DMF (1 ml) antes de filtrarlo. El filtrado se purificó mediante HPLC preparativa (columna, Gemini 5um C18 110A, columna LC 100 x 30 mm) eluyendo con 10-70 % de acetonitrilo (0,1 % TFA) en agua (0,1 % TFA) durante 20 min.). La fracción purificada se liofilizó para obtener el compuesto del título: EM (m/z) 454,17 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,35 (d, J = 6,5 Hz, 1H), 8,39 (s, 1H), 6,84 (t, J = 8,5 Hz, 2H), 4,73 -4,51 (m, 5H), 4,51 -4,41 (m, 1H), 3,77 (dt, J = 14,9, 2,7 Hz, 1H), 3,65 (dd, J = 15,0, 1,8 Hz, 1H), 2,17-2,08 (m, 1H), 2,05 (dd, J = 14,6,7,2 Hz, 1H), 1,92-1,70 (m, 2H), 1,55 (dt, J = 14,4, 11,5 Hz, 1H), 1,24-1,09 (m, 1H).
Ejemplo 178: Síntesis de (3R,7S)-N-(2,4-difluorobencM)-3-(fluorometM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (181):
[1004]

[1005] El compuesto del título se preparó de manera similar a (3R,7S)-3-(fluorometil)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (180) con 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. EM (m/z) 436,19 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 8 10,37 (d, J = 6,7 Hz, 1H), 8,40 (s, 1H), 7,41 (td, J = 8,8,6,5 Hz, 1H), 7,01 -6,85 (m, 2H), 4,73 -4,61 (m, 1H), 4,58 (m, 4H), 4,52 - 4,41 (m, 1H), 3,78 (dt, J = 15,0, 2,7 Hz, 1H), 3,66 (dd, J = 15,0, 1,8 Hz, 1H), 2,12 (dt, J = 15,5, 2,3 Hz, 1H), 2,05 (dd, J = 14,6,7,3 Hz, 1H), 1,92-1,69 (m, 2H), 1,56 (dt, J = 14,6, 11,6 Hz, 1H), 1,25-1,09 (m, 1H).
Ejemplo 179: Preparación de (7S)-N-(3-cloro-2,4-difluorobencM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (182):
[1006]

[1007] El compuesto del título se preparó de manera similar a (7S)-N-(3- cloro-2,4-difluorobencil)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (51), excepto que se utilizó EDCI en lugar de HATU, DMAP y DIPEA en lugar de TEA, y (2,4,6-trifluoro-3-metoxi-fenil)metanamina en lugar de (3-cloro-2,4-difluorofenil)metanamina. EM (m/z) 452,28 [M+H]+. 1H RMN (400 MHz, Metanol-d4) 88,47 (s, 1H), 6,96 (t, J = 10,0 Hz, 1H), 4,68 (s, 2H), 4,33 (dt, J = 14,9, 8,2 Hz, 1H), 3,97 (s, 1H), 3,94 (s, 3H), 3,74 (d, J = 12,5 Hz, 1H), 3,26 -3,15 (m, 1H), 2,31-1,66 (m, 6H), 1,33 (t, J = 13,0 Hz, 1H).
Ejemplo 180: Síntesis de (3S,6S,7S)-N-(2,4-difluorobencM)-12-hidroxi-3,6-dimetil-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (183):
[1008]

Síntesis de 1-(terc-butildimetilsilil)but-2-in-1-ol (183a):
[1009] A una solución de but-2-in-1-ol (125 g, 1,78 mol, 1,0 eq) en THF (2270 ml) se añadió n-BuLi (2,5 M en hexano, 892 ml, 2,23 mol, 1,25 eq) a -78 °C gota a gota en argón. La mezcla se agitó durante 30 min a 0 °C bajo argón. A la mezcla se añadió gota a gota una solución de TBS-Cl (335,9 g, 2,23 mol, 1,25 eq) en THF (454 ml) a -78 °C. Después de agitar a temperatura ambiente durante 16 h, se añadió n-BuLi (998 ml, 2,5 M en hexano, 2,5 mol, 1,4 eq) y la mezcla de reacción se agitó a -45 °C durante 3 h. A continuación, la reacción se inactivó mediante la adición de AcOH (856 g) en THF (2,5 l) a -78 °C y luego se añadió agua (3,4 L). La mezcla se calentó a temperatura ambiente y se extrajo con MTBE (4 Lx3). La fase orgánica se lavó con solución ac. saturada. NaHCO3 (2,2 Lx4), salmuera (2,2 L), se secó sobre Na2SO4 y se concentró al vacío para dar el compuesto bruto 183a que se usó directamente en el paso siguiente sin purificación. 1H RMN (400 MHz, CDCl3) 84,18 (q, J= 2,8 Hz, 1 H), 1,88 (d, J= 2,4 Hz, 3 H), 0,98 (s, 9H), 0,10 (s, 3 H), 0,07 (s, 3H).
Síntesis de 1-(terc-butild¡met¡ls¡l¡l)but-2-¡n-1-ona (183b):
[1010] Se añadió a una solución agitada de cloruro de oxalilo (275,4 g, 2,17 mol, 2,0 eq) en diclorometano (4000 ml) sulfóxido de dimetilo (339,0 g, 4,34 mol, 4,0 eq) gota a gota a -78 °C en N2. La mezcla de reacción se agitó durante 0,5 h antes de añadir lentamente 1-(terc-butildimetilsilil)but-2-in-1-ol (183a) (200,0 g, 1,08 mol, 1,0 eq., bruto) en diclorometano (1000 ml). La mezcla se agitó durante 1 h más antes de añadir trietilamina (548,9 g, 5,42 mol, 5,0 eq). Esta mezcla de reacción se agitó a -78 °C durante 1 h. HPLC mostró finalización. acuoso saturado Se añadió NH4Cl (12,0 l) por debajo de 0 °C y se calentó a temperatura ambiente. La fase orgánica se separó y la fase acuosa se extrajo con DCM (4 L x 2). Las capas orgánicas combinadas se lavaron con salmuera (5 L). Se secó con Na2SO4 y se concentró para dar un residuo crudo (200 g, crudo), que se purificó por columna de gel de sílice (eluyendo con PE: EA = 50:1) para dar el producto. 1H RMN (400 MHz, CDCh) 82,10 (s, 3H), 0,97 (s, 9H), 0,23 (s, 6H). EM (m/z) 183,20 [M+H]+.
Síntesis de (S)-1-(terc-butild¡met¡ls¡l¡l)but-2-in-1-ol (183c):
[1011] Se añadió complejo borano-tetrahidrofurano (1 M en THF, 867 mL, 0,867 mol, 5,0 eq). en el reactivo (S)-Me-CBS (1 M en PhMe, 347 ml, 0,347 mol, 2,0 eq) gota a gota a -78 °C en Ar (g). La mezcla se agitó durante 30 min a -78 °C bajo Ar (g). Se añadió gota a gota una solución de 1-(terc-butildimetilsilil)but-2-in-1-ona (183b) (50 g, QNMR, 64%, 0,175 mol, 1,0 eq) en THF (900 ml). La mezcla se agitó durante 30 min a -78 °C bajo argón. Se añadió metanol (850 ml) y la solución se dejó en agitación durante 30 min más a -78 °C. Diluido con MTBE (2 L) y dejado calentar a temperatura ambiente. La mezcla se lavó con NaHCO3 saturado (2 Lx2), salmuera (2 L), se secó sobre Na2SO4 y se concentró al vacío. El residuo se purificó mediante una columna de gel de sílice (eluyendo con PE: EA = 50:1) para dar el producto. 1H RMN (400 MHz, CDCla) 84,18 (q, J= 2,8 Hz, 1 H), 1,88 (d, J= 2,4 Hz, 3 H), 0,98 (s, 9H), 0,10 (s, 3 H), 0,08 (s, 3H).
Síntesis de (S)-1-(terc-but¡ld¡met¡ls¡l¡l)but-2-¡n-1-¡l (terc-butoxicarbonil)glicinato (183d):
[1012] A una solución de (S)-1 -(terc-butildimetilsililo) but-2-in-1-ol (183c) (31,0 g, 0,168 mol, 1,0 eq) en DCM seco (626 ml) se añadió N-Boc-glicina (87,8 g, 0,504 mol, 3,0 eq), 1 -etilo Clorhidrato de-3-(3-dimetilaminopropil)-carbodiimida (54,4 g, 0,284 mol, 1,7 eq) y DMAP (1,02 g, 8,35 mmol, 0,05 eq) a 0°C. La mezcla de reacción se agitó a 0°C durante 2 h. Luego se concentró al vacío y se diluyó con MTBE (300 ml) y NaHCO3 acuoso saturado (300 ml). Se separó y se lavó con NaHCO3 acuoso saturado (500 ml) y salmuera (500 ml). Las fases orgánicas combinadas se secaron sobre Na2SO4, se concentraron al vacío para dar un producto bruto (75 g), que se purificó mediante columna de gel de sílice (eluyendo con PE: EA = 10:1) para dar el producto. 1H RMN (400 MHz, CDCh) 85,29-5,27 (m, 1H), 5,02 (brs, 1H), 3,94-3,91 (m, 2H), 1,85 (d, J= 2,4 Hz, 3 H), 1,45 (s, 9H), 0,94 (s, 9H), 0,10 (s, 3H), 0,08 (s, 3H). EM (m/z) 364,20 [M+Na]+.
Síntesis de (S.Z)-1-(terc-but¡ld¡met¡ls¡l¡l)but-2-en-1-¡l (terc-butoxicarboniDglicinato (183e):
[1013] A una solución de (S)-1-(terc-butildimetilsilil)but-2-in-1-il(terc-butoxicarbonil)glicinato (183d) (38 g, 0,11 mol) en EtOAc (286 ml) se añadió catalizador de Lindlar (Pd/5 % en peso sobre CaCO3, 23,5 g), la mezcla se agitó a temperatura ambiente bajo H2 (1 atm) durante la noche. La suspensión se filtró sobre una capa de Celite y se lavó con DCM. Los disolventes se eliminaron al vacío para dar el producto bruto, que se purificó mediante una columna de gel de sílice (eluyendo con PE: EA = 10:1) para dar el producto. 1H RMN (400 MHz, CDCh) 85,67 (d, J = 10,4 Hz, 1 H), 5,57-5,53 (m, 1H), 5,45-5,39 (m, 1 H), 5,02 (sa, 1H), 3,90 (d, J= 4,8 Hz, 2H), 1,72 (dd, J= 6,8,1,2 Hz, 3H), 1,46 (s, 9H), 0,94 (s, 9H), 0,06 (s, 3H), 0,00 (s, 3H).
Síntesis de ácido (2S.3S.E)-2-((terc-butox¡carbon¡l)am¡no)-5-(terc-but¡ld¡met¡ls¡l¡l)-3-met¡lpent-4-eno¡co (183f):
[1014] A una solución de diisopropilamina (46,3 g, 0,45 mol, 4,5 eq) en THF (700 ml) se añadió n-BuLi (2,4 M, 170 ml, 0,40 mol, 4,0 eq) gota a gota a -20 °C en N2. La mezcla se agitó a -20 °C durante 30 min. Se enfrió la mezcla a -78 °C. Una solución de (S,Z)-1-(terc-butildimetilsilil)but-2-en-1-il (terc-butoxicarbonil)glicinato (183e) (35 g, 0,10 mol, 1,0 eq) en THF (175 mL) se añadió gota a gota a -78 °C. Se añadió gota a gota ZnCh (1 M en THF, 122 ml, 0,12 mol, 1,13 equiv.) a -78 °C. La mezcla se calentó a temperatura ambiente y se agitó durante la noche. HPLC mostró finalización. pH ajustado = 4 - 5 con HCl 1 N a 0 °C. Se extrajo con MTBE (200 ml x 2). Los extractos orgánicos se lavaron con salmuera (200 ml), se secaron sobre Na2SO4, se concentraron para dar un producto bruto (25 g), que se purificó con una columna de gel de sílice (eluida con PE: EA = 10: 1) para dar el producto. 1H RMN (400 MHz, CDCh) 85,87 (dd, J = 18,4,6,8 Hz, 1H), 5,77 (d, 185 J= 18,4 Hz, 1H), 4,89 (d, J= 8,4 Hz, 1H), 4,27-4,23 (m, 1H), 2,81-2,77 (m, 1H), 1,45 (s, 9H), 1,12 (d, J= 6,8 Hz, 3H), 0,85 (s, 9H), 0,01 (s, 6H). EM (m/z) 344,20 [M+H]+.
Síntesis de ((2S.3S.E)-5-(terc-but¡ld¡met¡ls¡l¡l)-1-h¡drox¡-3-met¡lpent-4-en-2-¡l)carbamato de terc-butilo (183 g)
[1015] El compuesto del título se preparado de manera similar al (1-hidroxi-3-metilpent-4-en-2-il)carbamato de sin-(±)-bencilo (174c) excepto que se usa (2S,3S,E)-2-((terc-ácido butoxicarbonil)amino)-5-(terc-butildimetilsilil)-3-metilpent-4-enoico (183f) en lugar de sin-(±)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-ácido enoico (174b). EM (m/z) 330,20 [M+H]+.
Síntesis de bencilo ((2S.3S.E)-2-(((benc¡lox¡)carbon¡l)am¡no)-5-(terc-but¡ld¡met¡ls¡l¡l)-3-met¡lpent-4-en-1-¡l)((S)-but-3-en-2-il)carbamato (183h):
[1016] El compuesto del título se preparó de manera similar a la preparación de una mezcla de ((2S,3R)-2
(((benciloxi)carbonilo)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (173d-1) y ((2R.3S)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (173d-2) excepto usando ((2S,3S,E)-5-(terc-butildimetilsilil)-1-hidroxi-3-metilpent-4-en-2-il)carbamato de terc-butilo (183 g) en lugar de sin-(±)-bencilo (1-hidroxi-3-metilpent- 4-en-2-il)carbamato (173c). EM (m/z) 517,52 [M+H]+.
Síntesis de ((2S.3S)-2-(((benc¡loxi)carbon¡l)am¡no)-3-met¡lpent-4-en-1-¡l)((S)-but-3-en-2-¡l)carbamato de bencilo (183i):
[1017] A una solución de ((2S.3S.E)-2-(((benciloxi)carbonil)amino)-5-(terc-butildimetilsilil)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (183 h) (933.2 mg. 1.81 mmol) en 1.4-dioxano (15.5 ml) se añadió 48% ac. HBF4 (19 ml, 145 mmol) y la mezcla resultante se agitó en un baño a 70 °C. Después de 22 h. 48% ac. adicional. Se añadió HBF4 (19 ml. 145 mmol) y la mezcla resultante se agitó a 70 °C durante 24 h más y se enfrió a ta. La mezcla de reacción se transfirió a un matraz grande usando un poco de agua y se neutralizó mediante la adición cuidadosa de bicarbonato de sodio sólido (~23 g). A la mezcla de reacción anterior se le añadió cloroformiato de bencilo (0.7 ml. 4.77 mmol) a 0 °C y la mezcla resultante se agitó vigorosamente durante la noche. La mezcla de reacción se diluyó con más agua (100 mL) y el producto se extrajo con acetato de etilo (70 mL x 2). Después de lavar los extractos con agua (50 ml x 1). combinar. secar (MgSO4) y concentrar. el residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-40 % en hexano para obtener el compuesto del título: EM (m/z) 437.50 [M+H]+.
Síntesis de (3 S.4S.7S)-3-(((benc¡lox¡)carbon¡l)am¡no)-4.7-d¡metil-23.4.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de bencilo (183j):
[1018] El compuesto del título se preparó de manera similar al bencilo (3S,4R,7S) y (3R,4S,7S)-3-(((benciloxi)carbonil)amino)-4.7-dimetil-2.3.4.7-tetrahidro-1H-azepina-1-carboxilato (174e-1 y 174e-2) excepto el uso de bencilo ((2S.3S)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato (183i) en lugar de una mezcla de bencilo ((2S.3R)-2-(((benciloxi)carbonilo)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato (174d-1) y bencilo ((2R.3S)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato (174d-2). EM (m/z) 409.20 [M+H]+.
Síntesis______ de______ (3S.6S.7S)-12-hidroxi-3.6-dimetil-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.6.7.11-tetrahidro-3H-2.7-metanop¡r¡do[1.2-a1[1.41diazon¡na-10-carboxam¡da (183):
[1019] Los compuestos del título se prepararon de manera similar a (3S.6R.7S)-12-hidroxi -3.6-dimetil-1.11-dioxo-N-(2.4.6-trifluorobencil)-1.6.7.11-tetrahidro-3H-2.7-metanopirido[1.2-a1[1.41diazonina-10-carboxamida (ejemplo 176) excepto usando (3S.4S.7S)-3-(((benciloxi)carbonil)amino)-4.7-dimetil-2.3.4.7-tetrahidro-1H-azepina-1-carboxilato de bencilo (183j) como precursor de diamina en lugar de (3S.4R.7S)-3-(((benciloxi)carbonil)amino)-4.7-dimetil-2.3.4.7-tetrahidro-1H-azepina-1-carboxilato de bencilo (174e-1). EM (m/z) 448.11 [M+H]+. 1H RMN (400 m Hz . acetonitrilo-d3) 8 10.35 (s. 1H). 8.42 (s. 1H). 6.91 - 6.76 (m. 2H). 5.50 -5.37 (m. 2H). 5.29 (q. J = 7.2 Hz. 1H). 4.81 (dt. J = 9.1. 2.4 Hz. 1H).
4.60 (d. J = 5.7 Hz. 2H). 3.86 (dd. J = 14.4. 2.3 Hz. 1H). 3.70 (dd. J = 14.4. 2.3 Hz. 1H). 3.26 -3.12 (m. 1H). 1.30 (d. J = 7.1 Hz. 3H). 0.76 (d. J = 7.6 Hz. 3H).
Ejemplo 181: Síntesis de (3S,6S,7S)-N-(2,4-difluorobencN)-12-hidroxi-3,6-dimetil-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (184):
[1020]

[1021] El compuesto del titulo se preparó de manera similar a (3S.6S.7S)-12-hidroxi-3.6-dimetil-1.11-d¡oxo-N-(2.4.6-trifluorobencil)-1.6.7.11-tetrahidro-3H-2.7-metanopirido[1.2-a1[1.4]diazonina-10-carboxamida (ejemplo 183) excepto que se usa 3-(benciloxi)-4-oxo-5-((2.4-difluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo en su lugar de 3-(benciloxi)-4-oxo-5-((2.4.6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo. EM (m/z) 430.10 [M+H1+. 1H RMN (400 MHz. acetonitrilo-da) 810.36 (s. 1H). 8.45 (s. 1H). 7.41 (td. J = 9.2. 8.8.6.5 Hz. 1H). 6.94 (dddd. J = 11.0. 7.2. 5.4. 2.9 Hz. 2H).
5.49 -5.37 (m. 2H). 5.30 (q. J = 7.2 Hz. 1H). 4.83 (dt. J = 9.1. 2.4 Hz. 1H). 4.58 (d. J = 5.7 Hz. 2H). 3.87 (dd. J = 14.4. 2.3 Hz. 1H). 3.72 (dd. J = 14.4. 2.3 Hz. 1H). 3.26 -3.12 (m. 1H). 1.31 (d. J = 7.2 Hz. 3H). 0.77 (d. J = 7.6 Hz. 3H). 19F RMN (376 MHz. acetonitrilo-ds) 8-77.34. -114.07 (ddd. J = 15.6.8.9. 6.9 Hz). -116.46 - - 116.74 (m).
Ejem plo 182: Preparación de (7S)-10-(5-(2 ,4-d ifluorobencil)-1 ,3 ,4-tiad iazol-2-il)-12-h idroxi-4,5,6,7-tetrahidro- 3H -2,7-m etanopirido[1,2-a][1,4]d iazonina-1,11-d iona (185):
[1022]

Paso 1: Síntesis de 2-(2-(2.4-d¡fluorofen¡l)acet¡l)h¡draz¡na-1-carbox¡lato de terc-butilo (185a):
[1023] A una mezcla de ác¡do 2-(2,4-d¡fluorofen¡l)acét¡co (1.62 g. 9.22 mmol) y carbazato de terc-but¡lo (1.30 g. 9.68 mmol) en DMF (15.0 ml) a temperatura amb¡ente. se añad¡ó h¡drato de 1-h¡drox¡benzotr¡azol (1.73 g. 11.1 mmol) y 1-(3-d¡met¡lam¡noprop¡l)-3-et¡lcarbod¡¡m¡da HCl (1.72 g. 11.1 mmol). La mezcla se agitó durante la noche. A cont¡nuac¡ón. la reacc¡ón se ¡nact¡vó con una soluc¡ón saturada de b¡carbonato de sod¡o. Después de ag¡tar durante 10 m¡n. el prec¡p¡tado se recog¡ó por f¡ltrac¡ón. El sólido se lavó con agua. luego con una mezcla 1:1 de éter/hexano. segu¡do de hexano para dar el producto (2.0 g). EM (m/z) 288.06 [M+H]+.
Paso 2: Síntes¡s de 2-(2-(2.4-d¡fluorofen¡l)etanot¡o¡l)h¡draz¡na-1-carbox¡lato de terc-but¡lo (185b):
[1024] 2-(2-(2.4-d¡fluorofen¡l)acet¡lo) de terc-but¡lo)h¡draz¡na-1-carbox¡lato (185a) (2.0 g. 6.99 mmol) se suspend¡ó en THF (79 ml) a temperatura amb¡ente y se trató con react¡vo de Lawsson (8.5 g. 21.0 mmol). La mezcla resultante se calentó a 50 °C durante 18 horas. La reacc¡ón se ¡nact¡vó con b¡carbonato de sod¡o saturado. se extrajo dos veces con EtOAc. La capa orgán¡ca comb¡nada se secó sobre sulfato de sod¡o. se f¡ltró y se concentró. El res¡duo se pur¡f¡có med¡ante Comb¡flash (40 g de gel de síl¡ce. 0-100 % de EtOAc/Hexanos). Las fracc¡ones deseadas se agruparon y concentraron para dar un ace¡te amar¡llento claro (400 mg). EM (m/z) 303.18 [M+H]+.
Paso 3: Síntes¡s de 2-(2.4-d¡fluorofen¡l)etanot¡oh¡draz¡da (185c):
[1025] 2-(2-(2.4-d¡fluorofen¡l)etanot¡o¡l)h¡draz¡na-1-carbox¡lato de terc-butílo (185b) (400 mg. 1.32 mmol) se d¡solv¡ó en DCM (10.0 mL) y se trató con HCl 4 N en 1.4-d¡oxano (10.0 mL) a temperatura amb¡ente durante 30 m¡n. La reacc¡ón se concentró. se volv¡ó a d¡solver en DMF. se f¡ltró y se pur¡f¡có med¡ante G¡lson HPLC (Gem¡n¡. 5 -100 % ACN/H2O 0.1 % TFA) para dar el compuesto del título como una sal de TFA después de la l¡of¡l¡zac¡ón. EM (m/z) 203.09 [M+H]+.
Paso 4: Síntes¡s de (7S)-N'-(2-(2.4-d¡fluorofen¡l)etanot¡o¡l)-12-metox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboh¡draz¡da (185d):
[1026] A la soluc¡ón de ác¡do (1S)-6-metox¡-5.8-d¡oxo-2.9-d¡azatr¡c¡clo[7.4.1.02.71tetradeca-3.6-d¡eno-4-carboxíl¡co (39a) (50.2 mg. 0.172 mmol) en una mezcla de THF (1.72 mL) y DMF (0.3 mL) a 0° C se añad¡ó N-met¡lmorfol¡na (69.4 mg.
0.687 mmol) segu¡do de cloroform¡ato de ¡sobut¡lo (56.3 mg. 0.412 mmol). Después de ag¡tar a 0 °C durante 1 h. 2-(2.4-Se añad¡ó sal de TFA de 188 d¡fluorofen¡l)etanot¡oh¡draz¡da (185c) (65.2 mg. 0.206 mmol) segu¡do de N-met¡lmorfol¡na ad¡c¡onal (69.4 mg. 0.687 mmol). La reacc¡ón se ret¡ró del baño de enfr¡am¡ento y se ag¡tó a temperatura amb¡ente durante 3 horas. Luego. la reacc¡ón se d¡luyó con EtOAc (20 ml). se lavó con b¡carbonato de sod¡o saturado y salmuera. se secó sobre sulfato de sod¡o. se f¡ltró y se concentró para dar el producto. El mater¡al bruto se pur¡f¡có por HPLC G¡lson (Gem¡n¡.
5 - ACN al 100 %/H2O TFA al 0.1 %) para dar el compuesto del título después de la l¡of¡l¡zac¡ón. EM (m/z) 477.13 [M+H]+.
P aso 5: S ín tes is de (7S )-10 -(5 -(2.4 -d ¡flu o rob en c ¡l)-1.3.4 -t¡a d ¡azo l-2 -¡ l)-12 -m e to x ¡-4.5.6.7 -te tra h ¡d ro -3H -2.7 -m etanop¡r¡do[1.2 -a1[1.41d¡azon¡na-1.11-d¡ona ( 185e):
[1027] (7S)-N'-(2-(2.4-d¡fluorofen¡l)etanot¡o¡lo)-12-metox¡-1.11-d¡oxo-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboh¡draz¡da (185d) (81 mg. 0.17 mmol) se calentó a 100 °C en ác¡do acét¡co (0.3 ml) durante 7 horas. La reacc¡ón se enfr¡ó a ta. se diluyó con DMF. se f¡ltró y se pur¡f¡có por G¡lson HPLC (Gem¡n¡. 5 -100 % ACN/H2O 0.1 % TFA) para dar el compuesto del título después de la l¡of¡l¡zac¡ón. EM (m/z) 459.35 [M+H]+.
Paso 6: Síntes¡s de (7S)-10-(5-(2.4-d¡fluorobenc¡l)-1.3.4-t¡ad¡azol-2-¡l)-12-h¡drox¡-4.5.6.7-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-1.11-d¡ona (185):
[1028] (7S)-10-(5-(2.4-d¡fluorobenc¡l)-1.3.4-t¡ad¡azol-2-¡l)-12-metox¡-4.5.6.7-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-1.11-d¡ona (185d) (15.0 mg. 0.0327 mmol) se d¡solv¡ó en DMF (0.25 ml) y se trató con cloruro de l¡t¡o (13.9 mg. 0.327 mmol) a 100 °C durante 2 horas. La reacc¡ón se enfr¡ó a ta. se diluyó con DMF. se f¡ltró y se pur¡f¡có por HPLC G¡lson (Gem¡n¡. 5 - ACN al 100 %/H2O TFA al 0.1 %) para dar el compuesto del título después de la l¡of¡l¡zac¡ón. EM (m/z) 445.35 [M+H1+. 1H RMN (400 MHz. metanol-d4) 88.87 (s. 1H). 7.55 - 7.40 (m. 1H). 7.09 - 6.90 (m. 2H). 4.71 4.84 (m. 1H). 4.51 (s. 2H). 4.35 (dt. J = 13.4. 8.1 Hz. 1H). 4.13-3.96 (m. 1H). 3.84 -3.67 (m. 1H). 3.23 (ddd. J = 13.2. 6.9.
2.6 Hz. 1H). 2.27-2.02 (m. 3H). 2.02-1.74 (m. 2H). 1.35 (q. J = 11.3 Hz. 1H).
Ejemplo 183: Síntesis de (3S,6S,7S)-12-hidroxi-3,6-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (186):
[1029]

[1030] Los compuestos del titulo se prepararon de manera s¡m¡lar a (3S.6R.7S)-12-h¡drox¡-3.6-d¡met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (174) excepto el uso de benc¡lo (3S.4S.7S)-3-(((benc¡lox¡)carbon¡l)am¡no)-4.7-2.3.4.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de d¡met¡lo (183j) en lugar de (3S.4R.7S)-3-(((benc¡lox¡)carbon¡l)am¡no)-4.7-benc¡lo 2.3.4.7-tetrah¡dro-1H-azep¡na-1-carbox¡lato de d¡met¡lo (174e-1). EM (m/z) 450.11 [M+H1+. 1H RMN (400 MHz. acetorntnlo-da) 8 10.42 (s. 1H). 8.29 (s. 1H). 6.92 - 6.75 (m. 2H).
4.71 -4.46 (m. 3H). 4.39 (dt. J = 4.9. 2.2 Hz. 1H). 3.69 (dd. J = 14.8.2.9 Hz. 1H). 3.61 (dd. J = 14.8.1.8 Hz. 1H). 2.13-1.98 (m. 2H). 1.60-1.41 (m. 2H). 1.20 (d. J = 6.7 Hz. 3H). 0.96 (dt. J = 15.5. 11.9 Hz. 1H). 0.86 (d. J = 7.0 Hz. 3H).
Ejemplo 184: Síntesis de (3S,6S,7S)-N-(2,4-difluorobencil)-12-hidroxi-3,6-dimetil-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (187):
[1031]

[1032] Los compuestos del título se prepararon de manera s¡m¡lar a la síntes¡s de (3S.6S.7S)-12-h¡drox¡-3.6-d¡met¡l-1.11dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (ejemplo 186) excepto usando metil 3-(benciloxi)-4-oxo-5-((2,4-difluorobencilo)carbamoil)-4H-piran-2-carboxilato en lugar de 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato. EM (m/z) 432,11 [M+H]+. 1H RMN (400 MHz, acetonitrilo-ds) 8 10,43 (s, 1H), 8,30 (s, 1H), 7,41 (d, J = 7,8 Hz, 1H), 6,93 (d, J = 9,5 Hz, 2H), 4,57 (s, 3H), 4,40 (s, 1H), 3,70 (d, J = 14,8 Hz, 1H), 3,62 (d, J = 14,7 Hz, 1H), 2,15-1,97 (m, 2H), 1,61-1,40 (m, 2H), 1,21 (d, J = 6,5 Hz, 3H), 1,16 -0,91 (m, 1H), 0,87 (d, J = 6,9 Hz, 3H).
Ejemplo 185: Preparación de (3R,7S)-12-(bencNoxi)-N-(2,4-difluorobencN)-3-(fluorometM)-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (188):
[1033]

Síntesis de ((2R,6S)-6-aminoazepan-2-¡l)metanol (188a):
[1034] Se añadió ácido trifluoacético (2 ml) a (3S,7R)-3-(((benciloxi)carbonilo)amino)-7-(((terc-butildimetilsilil)oxi)metil)-2,3,4,7-tetrahidro-1H-azepina-1-carboxilato de bencilo (82 mg, 0,156 mmol) y la reacción se calentó a 80° C durante 3 horas. La mezcla de reacción se concentró. El crudo se usó directamente en el siguiente paso. EM (m/z): 143,10 [M+H]+.
Síntesis____ de_____ (3R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-3-(h¡drox¡met¡l)-1.11-d¡oxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (188b):
[1035] Se añadió metanol (4 ml) a 3-(benciloxi)-4-oxo-5-((2,4-difluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo (66 mg, 0,156 mmol) y ((2R,6S)-6-aminoazepan-2-il)metanol (191a). A temperatura ambiente, se añadió NaHCO3 (260 mg, 3,09 mmol) a la mezcla de reacción. La reacción se agitó a. temperatura ambiente durante la noche, luego calentar a 50 °C durante 4 horas. La mezcla de reacción se concentró, luego se añadió acetato de etilo y se lavó con solución saturada de cloruro de amonio. La capa orgánica se concentró y se purificó mediante cromatografía de sílice para dar (3R,7S)-12-(benciloxi)-N-(2,4-difluorobencil)-3-(hidroximetil)-1,1-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida. EM (m/z) 522,2 [M+H]+.
Síntesis____ de_____ (3R.7S)-12-(benciloxi)-N-(2.4-difluorobencil)-3-(fluorometil)-1.11-dioxo-1,6.7.11-tetrahidro-3H-2.7m etanop¡r¡dof1 ,2 -a1f1.41d¡azon¡na-10-ca rboxam ¡da (188c):
[1036] Se añad¡ó deoxo-fluor (15 mg, 2 eq.) a (3R,7S)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-3-(h¡drox¡met¡l)-1,11-d¡oxo-I , 6,7,11-tetrah¡dro-3H-2,7-iTietanop¡r¡do[1,2-a][1,4]d¡azon¡na-10-carboxaiTi¡da (18 mg, 0,034 mmol) a 0 °C, luego la reacc¡ón se mantuvo a temperatura amb¡ente durante 4 horas. La mezcla de reacc¡ón se concentró, luego se añad¡ó acetato de et¡lo y se lavó con soluc¡ón saturada de cloruro de amon¡o. La capa orgán¡ca se concentró y se purificó med¡ante cromatografía de síl¡ce para dar (3R,7S)-12-(benc¡lox¡)-N-(2,4-d¡fluorobencN)-3-(fluorometN)-1,11-d¡oxo-1,6,7,11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da. EM (m/z) 524,2 [M+H]+.
Síntes¡s_____ de_____ (3R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-3-(fluoromet¡l)-1.11-d¡oxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (188):
[1037] (3R,7S)-12-(BencNox¡)-N-(2,4-d¡fluorobenc¡l)-3-(fluorometN)-1,11-d¡oxo-1,6,7,11-tetrah¡dro-3H-2,7-metanop¡r¡do[1,2-a1[1,41d¡azon¡na-10-carboxam¡da (188c) (8 mg, 0,015 mmol) se d¡solv¡ó en tolueno (1 ml) y luego se añad¡ó TFA (1 ml). La reacc¡ón se ag¡tó a temperatura amb¡ente durante la noche. La mezcla de reacc¡ón se concentró, se pur¡f¡có med¡ante HPLC preparat¡va, eluyendo con aceton¡tr¡lo al 10-60 % (TFA al 0,1 %) en agua (TFA al 0,1 %). Las fracc¡ones comb¡nadas se l¡of¡l¡zaron para proporc¡onar el compuesto del título. EM (m/z) 434,10 [M+H]+. 1H RMN (400 MHz, acetorntrilo-da) 810,31 (s, 1H), 8,42 (s, 1H), 7,53 -7,31 (m, 1H), 7,07-6,90 (m, 2H), 5,89-5,74 (m, 1H), 5,58 (dt, J = I I , 6, 2,5 Hz, 1H), 5,46 (d, J = 23,1 Hz, 1H), 4,73 (d, J = 5,4 Hz, 2H), 4,61 (dd, J = 5,6, 3,1 Hz, 2H), 3,98 (dd, J = 14,4, 2,8 Hz, 1H), 3,82 -3,69 (m, 1H), 2,99 (dt, J = 17,5, 8,8 Hz, 2H), 2,45 -2,33 (m, 1H).
Ejemplo 186: Preparación de (3R,7S)-N-(2,4-difluorobencN)-3-(difluorometM)-12-hidroxi-1,11-dioxo-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (189):
[1038]

Síntes¡s de (3R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-3-form¡l-1.11-d¡oxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (189a):
[1039] Se añad¡ó peryod¡nano de Dess Mart¡n (73 mg, 1,2 eq.) a (3R,7S)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-3-(h¡drox¡met¡l)-1,11-d¡oxo-1,6,7,11-tetrah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (189b) (75 mg, 0,1444 mmol) a 0 °C Luego, la reacc¡ón se calentó a ta. La reacc¡ón se ag¡tó a temperatura amb¡ente durante 2 horas. La mezcla de reacc¡ón se concentró, luego se añad¡ó acetato de et¡lo y se lavó con soluc¡ón saturada de cloruro de amon¡o. La capa orgán¡ca se concentró y se pur¡f¡có med¡ante cromatografía de síl¡ce (eluyendo con MeOH al 5 %/DCM) para dar (3R,7S)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-3-form¡l-1,11-d¡oxo-1,6,7,11-tetrah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da. EM (m/z) 520,2 [M+H]+.
Síntes¡s de (3R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-3-(d¡fluoromet¡l)-1.11-d¡oxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡rdo[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (189b):
[1040] Se agregó Deoxo-Fluor (126 mg, 4 eq.) a (3R,7S)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-3-form¡l-1,11-d¡oxo-1,6,7,11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (189a) en 1 ml de soluc¡ón de DCM a 0 °C. La reacc¡ón se mantuvo a 0 °C durante una hora. La mezcla de reacc¡ón se concentró, luego se añad¡ó acetato de et¡lo y se lavó con soluc¡ón saturada de b¡carbonato de sod¡o. La capa orgán¡ca se concentró y pur¡f¡có med¡ante HPLC preparat¡va, eluyendo con aceton¡tr¡lo al 10-60 % (TFA al 0,1 %) en agua (TFA al 0,1 %) para dar (3R,7S)-12-(benc¡lox¡)-N-(2,4-d¡fluorobenc¡l)-3-(d¡fluoromet¡l)-1.11-d¡oxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da. EM (m/z) 542,1 [M+H]+.
S ín tes is de (3R .7 S )-N -(2.4 -d ¡fluo robe nc ¡l)-3 -(d ¡flu o rom e t¡l)-12 -h ¡d ro x ¡-1.11 -d ¡oxo -1.4.5.6.7.11 -he xah ¡d ro -3 H -2.7 -m etanop¡r¡dof1 ,2 -a1f1.41d¡azon¡na-10-ca rboxam ¡da (189):
[1041] (3R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡lo)-3-(d¡fluoromet¡l)-1.11-d¡oxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (189b) (8 mg. 0.015 mmol) se d¡solv¡ó en etanol. se añad¡ó una mezcla de acetato de et¡lo (10 ml) y palad¡o al 10 % sobre carbón (3 mg). Se aplicó atmósfera de h¡drógeno con un globo. Después de 2 horas. la mezcla de reacc¡ón se f¡ltró a través de cel¡te. El f¡ltrado se concentró y se pur¡f¡có med¡ante HPLC preparat¡va. eluyendo con aceton¡tr¡lo al 10-60 % (TFA al 0.1 %) en agua (TFA al 0.1 %). Las fracc¡ones comb¡nadas se l¡of¡l¡zaron para proporc¡onar el compuesto del título. EM (m/z) 454.10 [M+H]+. 1H RMN (400 MHz. aceton¡tr¡lo-d3) d 10.35 (s. 1H). 8.42 (s. 1H). 7.63 - 7.33 (m. 1H). 6.97 (td. J = 9.6.7.8.3.5 Hz. 2H). 6.06 (td. J = 55.0. 3.5 Hz. 1H). 4.81 - 4.54 (m.
3H). 3.94 -3.68 (m. 3H). 2.27 -2.06 (m. 2H). 1.91-1.64 (m. 3H). 1.30-1.03 (m. 1H).
Ejemplo 187: Preparación de (6S)-12-hidroxi-6-metM-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (190):
[1042]

Síntes¡s de terc-but¡lo ((2S.3S)-5-(terc-but¡ld¡met¡ls¡l¡lo)-3-met¡l-1-oxopent-4-en-2-¡l)carbamato (190a):
[1043] El compuesto del título se preparó de manera s¡m¡lar al (1-oxopent-4-en-2-¡l)carbamato de benc¡lo (42b) usando ((2S.3S)-5-(terc-but¡ld¡met¡ls¡l¡l)-1-h¡drox¡-3-met¡lpent-4-en-2-¡l)carbamato de terc-but¡lo (183 g) en lugar de (1-h¡drox¡pent-4-en-2-¡í)carbamato de benc¡lo (42a). EM (m/z): 328.90 [M+H]+.
Síntes¡s de al¡l((3S)-2-((terc-butox¡carbon¡l)am¡no)-5-(terc-but¡ld¡met¡ls¡l¡l)-3-met¡lpent-4-en-1-¡l)carbamato de benc¡lo (190b):
[1044] El título El compuesto se preparó de una manera s¡m¡lar al (1-(al¡lam¡no)pent-4-en-2-¡l)carbamato de benc¡lo (42c) usando ((2S.3S)-5-(terc-but¡ld¡met¡ls¡l¡l)-3-1-oxopent-4-en-2-¡l)carbamato de met¡lo de terc-but¡lo (193a) en lugar de (1-oxopent-4-en-2-¡l)carbamato de benc¡lo (42b). EM (m/z): 369.30 [M+H]+.
Síntes¡s de (3S)-N1-al¡l-3-met¡lpent-4-ene-1.2-d¡am¡na (190c):
[1045] A una soluc¡ón de al¡l((2S.3S)-2-((terc-butox¡carbon¡l)am¡no)-5-(terc-but¡ld¡met¡ls¡l¡l)-3-met¡lpent-4-en-1-¡l)carbamato de benc¡lo (190b) (1.23 g. 3.34 mmol) en 20 ml de 1.4-d¡oxano se añad¡ó ác¡do tetrafluorobór¡co (soluc¡ón acuosa al 48 %. 21.8 ml. 167 mmol) y la mezcla resultante se ag¡tó en un baño a 70 °C durante la noche. Se agregó ác¡do tetrafluorobór¡co ad¡c¡onal (soluc¡ón acuosa al 48 %. 21.8 ml. 167 mmol y se ag¡tó a 70 °C durante 24 horas ad¡c¡onales y se enfr¡ó a temperatura amb¡ente. La mezcla de reacc¡ón se transf¡r¡ó a un matraz Erlenmeyer (500 ml) usando un poco de agua y se ag¡tó. como NaHCO3 sól¡do hasta que la mezcla de reacc¡ón no fuera ác¡da. La mezcla resultante se usó como tal en el s¡gu¡ente paso. EM (m/z): 155.20 [M+H]+.
Síntes¡s de al¡l((3S)-2-(((benc¡lox¡)carbon¡l)am¡no)-3-met¡lpent-4-en-1-¡l)carbamato de benc¡lo (190d):
[1046] A la mezcla de reacc¡ón anter¡or se le añad¡ó cloroform¡ato de benc¡lo (2.45 mL. 16.7 mmol) a 0° C y la mezcla resultante se ag¡tó v¡gorosamente durante la noche. La mezcla de reacc¡ón se f¡ltró para el¡m¡nar el sól¡do; el f¡ltrado se extrajo con EtOAc. Después de que los extractos se lavaron con agua. se comb¡naron. se secaron (MgSO4). se concentraron. el res¡duo se pur¡f¡có con gel de síl¡ce cromatografía eluyendo con EtOAc en hexano para produc¡r el producto del título EM (m/z): 423.20 [M+H]+
Síntes¡s de (4S)-4-met¡lazepan-3-am¡na (190e):
[1047] El compuesto del título se preparó de manera similar al bencil-3-(((benciloxi)carbonil)amino)azepan-1-carboxilato (42e-1 y 42e-2) excepto el uso de alil((3S)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)carbamato de bencilo (190d) en lugar de alil(2-(((benciloxi)carbonilo))amino)pent-4-en-1-il)carbamato de bencilo (42d). EM (m/z): 128,23 [M+H]+.
Síntesis de (6S)-12-h¡drox¡-6-met¡l-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1,41d¡azon¡na-10-carboxamida (190):
[1048] El compuesto del título se preparó de manera similar a N-(2.4-difluorobencil)-5-hidroxi-4.6-dioxo-.1a.2.4.6.10.11.11a-octahidro-3.10-metanociclopropa[f1pirido[1.2-a1[1.41diazonina-7-carboxamida (42-1) excepto usando (4S)-4-metilazepan-3-amina (190e) y 3-(benciloxi)-4-oxo-5-((2.4.6-trifluorobencil)carbamoil)-4H-pirano-2-carboxilato de metilo en lugar de 42g-1 y 3-benciloxi-5-[(2.4-difluorofenil)metilcarbamoil1-4-oxo-piran-2-carboxilato de metilo). EM (m/z) 436.10 [M+H1+. 1H RMN (400 MHz. DMSO- d 6) 8 10.42 (q. J = 5.5 Hz. 1H). 8.49 (s. 0.6 H) 8.41 (s. 0.4 H). 7.21 (dd. J= 9.2. 7.7 Hz. 2H). 4.74 -4.29 (m. 3H). 4.13 (dd. J= 13.2. 7.4 Hz. 1H). 3.90 (d. J= 2.9 Hz. 1H). 3.85 -3.65 (m. 1H). 3.07 (ddd. J = 39.9. 12.8.6.5 Hz. 1H). 2.12-1.16 (m. 5H). 0.98 (dd. J = 110.7. 7.0 Hz. 3H).
Ejemplo 188: Preparación de (6R)-9,10-difluoro-1-hidroxi-6-metM-2,14-dioxo-N-(2,4,6-trifluorobencM)-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina-3-carboxamida y (6S)-9,10-difluoro-1-hidroxi-6-metil-2, 14-dioxo-N-(2,4,6-trifluorobencil)-2,7,12,14-tetrahidro-6H-6,13-metanobenzo[f]pirido[1,2-a][1,4]diazonina--carboxamida (191-1 y 191-2):
[1049]
Paso< 1 Paso 2 Pasos

S ín te s is de (2 -b rom o-4 ,5 -d ¡flu o ro fe n ¡l)m e ta no l (191a):
[1050] A una solución de ácido 2-bromo-4,5-difluorobenzoico (100 g, 421 mmol) en THF (500 mL) bajo N2 (g) se añadió borano-sulfuro de metilo 10 M (50,6 ml, 506 mmol) durante 25 min. La mezcla de reacción se calentó a 80 °C durante 3 h y se enfrió a ta. Se añadió gota a gota HCl 2 N (300 ml) durante 1 h y se dejó en agitación durante 1 h más. La mezcla se extrajo con EtOAc (3x) y la fase orgánica combinada se lavó con salmuera (13). La fase orgánica se secó sobre Na2SO4, se filtró y se concentró para dar (2-bromo-4,5-difluorofenil)metanol, que se usó sin más purificación. 1H RMN (400 MHz, CDCla) 87,38 (m, 2H), 4,68 (s, 2H).
Síntesis de HtbenciloxQmetiD^-bromo^^-difluorobenceno (191b):
[1051] Una solución de (2-bromo-4,5-difluorofenil)metanol (123 g, 551 mmol) en Se colocó THF (861 mL) bajo N2 y se enfrió a 0 °C. Se añadió hidruro de sodio al 60 % (26,4 g, 661 mmol) y la mezcla de reacción se agitó durante 1 h. Se añadió gota a gota una solución de bromuro de bencilo (94,3 g, 551 mmol) en THF (65 ml) y la reacción se calentó a ta. Después de 16 h, la mezcla de reacción se vertió en hielo y se extrajo con EtOAc (3x). La fase orgánica combinada se lavó con ácido cítrico al 10 % (2x) y salmuera (13), se secó sobre Na2SO4, se filtró y se concentró para producir 1-((benciloxOmetil^-bromo^^-difluorobenceno, que se usó sin más purificación. 1H RMN (400 MHz, CDCla) 8 7,20 (m, 7H), 4,47 (s, 2H), 4,36 (s, 2H).
Síntesis de 2-((benc¡lox¡)met¡l)-4.5-d¡fluorobenzon¡tr¡lo (191c):
[1052] A una solución de 1-((benc¡lox¡)met¡l)-2-bromo-4,5-d¡fluorobenceno (100 g, 319 mmol) en NMP (1 L) se añadió CuCN (85,8 g, 958 mmol). La mezcla de reacción se calentó a 150 °C durante 21 h. Después de enfriar a ta, se añadió agua y la mezcla se extrajo con EtOAc (3x). La fase orgánica combinada se lavó con salmuera (13), se secó sobre Na2SO4, se filtró y se concentró para proporcionar 2-((benc¡lox¡)met¡l)-4,5-d¡fluorobenzon¡tr¡lo, que se usó en el paso siguiente sin más purificación. 1H RMN (400 MHz, CDCh) 87,45 (m. 7H), 4,68 (d, J= 10,8 Hz, 4H).
Síntesis de ^-((benciloxOmetilM^-difluorofeniDmetanamina (191d):
[1053] A una suspensión de 2-((benc¡lox¡)met¡l)-4,5-d¡fluorobenzon¡tr¡lo (80,0 g, 308 mmol) y NiCh ■ 6H2O (73,4 g, 308 mmol) en MeOH (1,2 l) a 0 °C se añadió NaBH4 (35,0 g, 923 mmol) en porciones durante 1 h. La mezcla de reacción se calentó a ta y se agitó durante 1 h. Se añadió HCl al 5 % y la mezcla se agitó durante 1 h. Se añadió Na2CO3 para basificar y la mezcla se filtró. El filtrado se extrajo con EtOAc (3x) y la fase orgánica combinada se secó sobre Na2SO4 y se concentró para proporcionar ^-((benciloxOmetil^^-difluorofenil) metanamina, que se usó sin purificación adicional.
Síntesis de ^-((benciloxQmetilM^-difluorobenciDcarbamato de terc-butilo (191e):
[1054] A una solución de ^-((benciloxOmetil^^-difluorofeni^metanamina (77,4 g, 293 mmol) en CH2Ch (542 mL) se añadió trietilamina (102,3 mL, 735 mmol). La mezcla de reacción se enfrió a 0 °C y se añadió Boc2O (128 g, 135,07 mmol). La mezcla de reacción se calentó a ta y se agitó durante 5 h. Se añadió agua y la mezcla se extrajo con CH2Ch (3x). La fase orgánica combinada se secó sobre Na2SO4, se filtró y se concentró para proporcionar (2-((benciloxi)metil)-4,5-difluorobencil)carbamato de terc-butilo, que se usó sin purificación adicional. 1H RMN (400 MHz, CDCh) 87,26 (m, 5H), 7,08 (m, 2H), 4,95 (s, 1H), 4,48 (s, 2H), 4,42 (s, 2H), 4,18 (d, J = 6,0 Hz, 2H), 1,35 (s, 9H).
Síntesis de ^^-difluoro^-d'iidroximetiDbenciDcarbamato de terc-butilo (191f):
[1055] A una mezcla de ^-((benciloxOmetil^^-difluorobencilo) de terc-butilo carbamato (54,7 g, 151 mmol) y Pd/C al 10 % (5,47 g) se añadió THF (820 ml). La suspensión se colocó bajo 35 psi de H2 (g) y se agitó durante 16 h. Se añadió una porción adicional de Pd/C (5,0 g) y la mezcla de reacción se agitó a 35 psi de H2 (g) durante 36 h adicionales. La mezcla de reacción se filtró y se concentró para proporcionar ^^-difluoro^hidroxim eti^benci^carbam ato de terc-butilo, que se usó sin purificación adicional. 1H RMN (400 MHz, CDCh) 87,17 (m, 2H), 5,10 (s, 1H), 4,67 (d, J = 4,8 Hz, 2H), 4,30 (d, J = 6,0 Hz, 2H), 1,46 (s, 10H).
Síntesis de ^-(clorometilM^-difluorobenciPcarbamato de terc-butilo (191 g):
[1056] A una suspensión de ^^-difluoro^hidroxim eti^benci^carbam ato de terc-butilo (35.2 g, 128 mmol) en CH2Ch (350 mL) se añadió Et3N (39,1 g, 386 mmol) y cloruro de metanosulfonilo (17,7 g, 154 mmol). Después de agitar durante 1 hora, 196, la mezcla de reacción se vertió en agua y se extrajo con CH2Ch (3x). La fase orgánica combinada se lavó con salmuera, se secó sobre Na2SO4, se filtró y se concentró para proporcionar (2-(clorometil)-4,5-difluorobencil)carbamato de terc-butilo, que se usó sin purificación adicional. 1H RMN (400 MHz, CDCh) 87,18 (m, 2H), 4,98 (s, 1H), 4,58 (s, 2H), 4,37 (d, J = 6,0 Hz, 2H), 1,47 (s, 9H).
Síntesis de 2-(2-(((terc-butox¡carbon¡l)am¡no)met¡l)-4.5-d¡fluorobenc¡l)malonato de dimetilo (191h):
[1057] A una suspensión de hidruro de sodio al 60 % (6,20 g, 155 mmol) en Se añadió THF (750 mL) malonato de dimetilo (20,5 g, 155 mmol). A 0 °C, se añadió una solución de (2-(clorometil)-4,5-difluorobencil)carbamato de terc-butilo (37,7 g,
129 mmol) en THF (260 ml) y se dejó en agitación durante 16 h. Se añadió ácido acético para acidificar a pH 5 y se añadió agua. La mezcla se extrajo con EtOAc (3x) y la fase orgánica combinada se lavó con NaHCÜ3 acuoso saturado. La fase orgánica se secó sobre Na2SO4, se filtró y se concentró para proporcionar 2-(2-((terc-butoxicarbonil)amino)metil)-4,5-difluorobencil)malonato de dimetilo, que se usó sin purificación adicional. EM (m/z) 288,0 [M-Boc+H]+.
Síntesis de clorhidrato de 2-(2-(am¡nomet¡l)-4,5-d¡fluorobenc¡l)malonato de dimetilo (191i):
[1058] A una solución de 2-(2-(((terc-butoxicarbonil)amino)metil)-4 de dimetilo Se añadió gota a gota,5-difluorobencil)malonato (31,8 g, 82,0 mmol) en EtOAc (320 ml) HCl4 M en EtOAc (160 ml). Después de 3 h, la mezcla de reacción se concentró para producir clorhidrato de 2-(2-(aminometil)-4,5-difluorobencil)malonato de dimetilo, que se usó sin purificación adicional. 1H RMN (400 MHz, CD3OD) 87,17 (dd, J = 11,0, 8,0 Hz, 1H), 7,06 (dd, J = 11,0, 8,0 Hz, 1H), 4,00 (s, 2H), 3,67 (t, J = 8,0 Hz, 1H), 3,45 (s, 7H), 3,04 (m, 3H).
Síntesis de 7.8-d¡fluoro-3-oxo-2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡na-4-carbox¡lato de metilo (191j):
[1059] A una solución de dimetil 2-(2 A clorhidrato de-(aminometil)-4,5-difluorobencil)malonato (23,9 g, 73,8 mmol) en MeOH (168 ml) se le añadió trietilamina (11,2 g, 111 mmol). La mezcla de reacción se agitó a 50 °C durante 5 h y se concentró para producir 7,8-difluoro-3-oxo-2,3,4,5-tetrahidro-1H-benzo[c]azepina-4-carboxilato de metilo, que se usó sin más purificación. EM (m/z) 256,0 [M+H]+. 1H RMN (400 MHz, CDCla) 87,03 (q, J = 10,8,8,0 Hz, 1H), 6,95 (dd, J = 10,4, 7,6 Hz, 1H), 6,82 (s, 1H), 4,72 (dd, J = 4,8 Hz, 1H), 4,17 (dd, J = 16,0, 6,0 Hz, 1H), 3,99 (dd, J = 11,6, 4,4 Hz, 1H), 3,79 (s, 3H), 3,40 (m, 1H), 3,18 (dd, J = 5,2 Hz, 1H).
Síntesis de 7.8-d¡fluoro-4-met¡l-3-oxo-2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡na-4-carbox¡lato de metilo (191k):
[1060] A una solución de metilo 7,8-difluoro-3-oxo-2,3,4,5-tetrahidro-1H-benzo[c]azepina-4-carboxilato (3,0 g, 11,8 mmol) en THF (36 ml) a -78 °C. se añadió n-BuLi 2,5 M en hexanos (4,7 ml, 11,8 mmol). La mezcla de reacción se calentó a ta durante 10 min y luego se enfrió a -78 °C. Se añadió yodometano (0,73 ml, 11,8 mmol) y la reacción se dejó calentar hasta ta durante la noche. Se añadió NH4Cl acuoso saturado y la mezcla se extrajo con EtOAc (2x). La fase orgánica combinada se secó sobre Na2SO4, se filtró, se concentró y se purificó mediante cromatografía en columna (0-100 % de EtOAc/heptano) para producir metil 7,8-difluoro-4-metil-3-oxo-2,3,4, 5-tetrahidro-1H-benzo[c]azepina-4-carboxilato. EM (m/z) 270,09 [M+H]+.
Síntesis de ácido 7.8-d¡fluoro-4-met¡l-3-oxo-2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡na-4-carboxíl¡co (191l):
[1061] A un matraz que contiene metilo Se añadió 7,8-difluoro-4-metil-3-oxo-2,3,4,5-tetrahidro-1H-benzo[c]azepina-4-carboxilato (1,19 g, 4,41 mmol) THF/agua 1:1 (30 ml) y L iO H -^O (0,56 g, 13,2 mmol). La mezcla de reacción se agitó a ta durante 6 h, se acidificó con HCl 1 M y se extrajo con EtOAc (2x). La fase orgánica combinada se secó sobre Na2SO4, se filtró y se concentró para producir 7,8-difluoro-4-metil-3-oxo-2,3,4,5-tetrahidro-1H-benzo[c]azepina-4-ácido carboxílico, que se usó sin más purificación. EM (m/z) 256,02 [M+H]+.
Síntesis de (7.8-d¡fluoro-4-met¡l-3-oxo-2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡n-4-¡l)carbamato de terc-butilo (191m):
[1062] A una solución de ácido 7,8-difluoro-4-metil-3-oxo-2,3,4,5-tetrahidro-1H-benzo[c]azepina-4-carboxílico (1,06 g, 4,15 mmol) en t - Se añadió BuOH (25 mL) trietilamina (1,04 mL, 7,48 mmol) y DPPA (1,35 mL, 6,23 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 1 h y luego se calentó a 90 °C durante 16 h. Después de enfriar a ta, se añadió EtOAc y la solución se lavó con agua, HCl 1 N y NaHCO3 acuoso saturado. La fase orgánica se secó sobre Na2SO4, se filtró, se concentró y se purificó mediante cromatografía en columna (0-100 % de EtOAc/heptano) para proporcionar terc-butil (7,8-difluoro-4-metil-3-oxo-2,3,4,5-tetrahidro-1H-benzo[c]azepin-4-il)carbamato. EM (m/z) 326,88 [M+H]+.
Síntesis de (7.8-d¡fluoro-4-met¡l-2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡n-4-¡l)carbamato de terc-butilo (191n):
[1063] A una solución de (7,8-difluoro-4-metil-3-oxo-2,3,4,5-tetrahidro-1H-benzo[c]azepin-4-il)carbamato de terc-butilo (0,286 g, 0,875 mmol) en Se añadió solución de THF-borano 1 M (3,50 ml, 3,50 mmol) de THF (22 ml) a 0 °C. La mezcla de reacción se dejó calentar a ta y se agitó durante 2 h. La mezcla de reacción se enfrió a 0 °C y se inactivó con MeOH. Después de 5 min, la mezcla se concentró, se diluyó con EtOAc y se lavó con NaOH 1 M. La fase acuosa se extrajo con EtOAc y la fase orgánica combinada se secó sobre Na2SO4, se filtró y se concentró para producir terc-butilo (7,8-difluoro-4-metil-2,3,4,5-tetrahidro-1H-benzo[c]azepin-4-il)carbamato, que se usó en el paso siguiente sin purificación adicional. EM (m/z) 312,97 [M+H]+.
Síntesis de 7.8-d¡fluoro-4-met¡l-2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡n-4-am¡na (191o):
[1064] A una solución de terc-butilo (7, Se añadió 8-difluoro-4-metil-2,3,4,5-tetrahidro-1H-benzo[c]azepin-4-il)carbamato (0,096 g, 0,306 mmol) en CH2Ch (2 mL) TFA (0,70 mL, 9,18 mmol) a ta. La mezcla de reacción se agitó durante 3 h y se concentró para producir 7,8-difluoro-4-metil-2,3,4,5-tetrahidro-1H-benzo[c]azepin-4-amina, que se usó en el siguiente paso sin más purificación. EM (m/z) 213,02 [M+H]+.
S ín tes is______ de______ 1 -(b en c ¡lox ¡)-9.10 -d ¡flu o ro -6 -m e t¡l-2.14 -d ¡oxo -N -(2.4.6 -tr¡fluo ro be nc ¡l)-2.7.12.14 -te trah ¡d ro -6 H -6.13 -m etanobenzo[f1p¡r¡do [1.2-a1 [1.41d¡azon¡na-3-carboxam ¡da ( 191p):
[1065] A una soluc¡ón de 7.8-d¡fluoro-4-met¡l-2.3.4.5-tetrah¡dro-1H-benzo[c1azep¡n-4-am¡na (0.065 g. 0.306 mmol) y met¡l 3-(benc¡lox¡)-4-oxo-5-((2.4.6-tr¡fluorobenc¡l)carbamo¡l)-Se añad¡ó tr¡et¡lam¡na (3.17 ml.22.8 mmol) a 4H-p¡ran-2-carbox¡lato (0.137 g. 0.306 mmol) en THF/EtOH 6:1 (3.5 ml). La mezcla de reacc¡ón se ag¡tó a temperatura amb¡ente durante 16 horas y se concentró. El res¡duo se pur¡f¡có med¡ante cromatografía en columna (EtOAc al 20-100 %/heptano) para produc¡r 1-(benc¡lox¡)-9.10-d¡fluoro-6-met¡l-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡lo)-2.7.12.14-tetrah¡dro-6H-6.13-metanobenzo[f]p¡r¡do[1.2-a1[1.41d¡azon¡na-3-carboxam¡da. EM (m/z) 610.07 [M+H]+.
Síntes¡s de (6R)-9.10-d¡fluoro-1-h¡drox¡-6-met¡l-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7.12.14-tetrah¡dro-6H- 6.13-metanobenzo[f1p¡r¡do[1.2-a1[1.41d¡azon¡na-3-carboxam¡da (191-1) y (6S)-9.10-d¡fluoro-1-h¡drox¡-6-met¡l-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7.12.14-tetrah¡dro-6H-6.13-metanobenzo[f1p¡r¡do[1.2-a1p1.41d¡azon¡na-3-carboxam¡da (191-2):
[1066] 1-(Benc¡lox¡)-9.10-d¡fluoro-6-met¡l-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7.12.14-tetrah¡dro-6H-6.13-metanobenzo[f1p¡r¡do[1.2-a1[1.41d¡azon¡na-3-carboxam¡da se separó en sus enant¡ómeros ¡nd¡v¡duales med¡ante SFC preparat¡va en un OJ-H columna que usa cod¡solvente EtOH al 25 % para proporc¡onar (6R)-1-(benc¡lox¡)-9.10-d¡fluoro-6-met¡l-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7. 12.14-tetrah¡dro-6H-6.13-metanobenzo[f1p¡r¡do[1.2-a1[1.41d¡azon¡na-3-carboxam¡da como pr¡mer p¡co de eluc¡ón y (6S)-1-(benc¡lox¡)-9.10-d¡fluoro-6-met¡l-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7.12.14-tetrah¡dro-6H-6.13-metanobenzo[f1p¡r¡do[1.2-a1[1.41d¡azon¡na-3-carboh¡dratos oxam¡da como segundo p¡co de eluc¡ón. Los enant¡ómeros separados se d¡solv¡eron en tolueno/TFA 1:1 (2 ml). La mezcla de reacc¡ón se ag¡tó a temperatura amb¡ente durante 2 horas y se concentró. El res¡duo se d¡solv¡ó en MeCN y se pur¡f¡có med¡ante HPLC preparat¡va (columna. Gem¡n¡ 10p C18 110A. AXI/; 250 x 21.2 mm) eluyendo con 5-100 % de aceton¡tr¡lo (0.1 % TFA) en agua (0.1 % TFA) durante 30 m¡nutos. Las fracc¡ones comb¡nadas se l¡of¡l¡zaron para produc¡r (6R)-9.10-d¡fluoro-1-h¡drox¡-6-met¡l-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7.12.14-tetrah¡dro-6H-6.13-metanobenzo[f]p¡r¡do[1.2-a1[1.41d¡azon¡na-3-carboxam¡da y (6S)-9.10-d¡fluoro-1-h¡drox¡-6-met¡l-2.14-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-2.7.12.14-tetrah¡dro-6H-6.13-metanobenzo[flp¡r¡do[1.2-a1[1.41d¡azon¡na-3-carboxam¡da. P¡co 1: EM (m/z) 520.16 [M+H1+. 1H RMN (400 MHz. DMSO-d6) 610.37 (t. J = 5.8 Hz. 1H). 8.36 (s. 1H). 7.42 (dd. J = 11.6.8.1 Hz. 1H). 7.31 (dd. J = 11.4. 8.1 Hz. 1H). 7.21 (t. J = 8.6 Hz. 2H). 5.52 (d. J = 16.7 Hz. 1H). 4.65 - 4.51 (m. 2H). 4.43 (d. J = 16.7 Hz. 1H). 3.68 (d. J = 14.7 Hz. 1H). 3.40 (d. J = 14.7 Hz. 1H). 3.03 (s. 2H). 1.60 (s. 3H). 19F RMN (376 MHz. DMSO- d6) 6-109.34 (ddd. J = 15.5. 9.3. 6.2 Hz). -112.57 (t.
J = 7.3 Hz). -140.74 (ddd. J = 23.0. 11.5. 8.2 Hz). -141.75 (dt. J = 20.8.9.9 Hz). P¡co 2: EM (m/z) 520.18 [M+H1+. 1H RMN (400 MHz. DMSO- d6) 610.37 (t. J = 5.8 Hz. 1H). 8.36 (s. 1H). 7.42 (dd. J = 11.7. 8.1 Hz. 1H). 7.31 (dd. J = 11.4. 8.1 Hz.
1H). 7.21 (t. J = 8.6 Hz. 2H). 5.52 (d. J = 16.8 Hz. 1H). 4.67 -4.49 (m. 2H). 4.43 (d. J = 16.8 Hz. 1H). 3.68 (d. J = 14.7 Hz.
1H). 3.40 (d. J = 14.7 Hz. 1H). 3.03 (s. 2H). 1.60 (s. 3H). 19F RMN (376 MHz. DMSO- d6) 6 - 109.34 (tt. J = 9.2. 6.3 Hz). -112.57 (t. J = 7.2 Hz). -140.74 (dt. J = 21.3. 9.9 Hz). -141.75 (dt 20.6. 9.9 Hz).
Ejemplo 189: Síntesis de (3R,6R,7S)-N-(2,4-difluorobencil)-3-(fluorometil)-12-hidroxi-6-metil-1,11-dioxo-1,6,7,11-tetrahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (192):
[1067]

il)carbamato de bencilo (192a-1) y ((2R.3S)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((R)-1-((tercbutildimetilsilil)oxi)but-3-en-2-il)carbamato de bencilo (192a-2):
[1068] Los compuestos del título se sintetizaron de manera similar a una mezcla de ((2S,3R)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (173d-1) y ((2R,3s )-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (173d-2) excepto el uso de (R)-1-((terc-butildimetilsilil)oxi)but-3-en-2-amina (181a) en lugar de clorhidrato de (2S)-but-3-en-2-amina. EM (m/z) 567.30 [M+H]+.
Síntesis de (3S.4R.7R)-3-(((benc¡lox¡)carbon¡l)am¡no)-7-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-met¡l-2,3.4.7-tetrah¡dro-1H-azepina-1-carboxilato de bencilo (192b-1) y (3R.4S.7R)-3-(((benciloxi)carbonil)amino)-7-(((tercbutildimetilsilil)oxi)metil)-4-2.3.4.7-tetrahidro-1H-azep¡na-1-carbox¡lato de bencilo (192b-2):
[1069] Los compuestos del título se sintetizaron y separaron de manera similar a (3S,4R,7S) y (3R,4S,7S)-3-(((benciloxi)carbonil)amino)-4.7-dimetil-2.3.4.7-tetrahidro-1H-azepina-1-carboxilato (174e-1 y 174e-2) excepto usar ((2S.3R)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((R)-1-((terc-butildimetilsilil)oxi)pero-3-en-2-il)carbamato de bencilo (192a-1) y ((2R.3S)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((R)-1-((tercbutildimetilsilil)oxi)but-3-en-2
il)carbamato de bencilo (192a-2) en lugar de ((2S.3R)-2-(((benciloxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato de bencilo (l74d-1) y bencilo ((2R,3S)-2-(((bencilo oxi)carbonil)amino)-3-metilpent-4-en-1-il)((S)-but-3-en-2-il)carbamato (174d-2). EM (m/z) 539,30 [M+H]+.
Síntesis de (3R.6R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-3-(h¡drox¡met¡l)-6-met¡l-1,11-d¡oxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1,2-a1[1.41d¡azon¡na-10-carboxam¡da (192c):
[1070] (3S.4R.7R)-3-(((benciloxi)carbonil)amino)-7-(((terc-butildimetilsilil)oxi)metil)-4-metil-2.3.4.7-tetrahidro-1H-azepina-1-carboxilato de bencilo (192b-1) (285.3 mg. 0.530 mmol) se disolvió en TFA (5 mL) y se calentó a 100 °C en un vial sellado durante 2 h. La mezcla de reacción se concentró para obtener un jarabe viscoso negro. que se coevaporó una vez con tolueno. Una mezcla del residuo. 3-(benciloxi)-5-((2.4-difluorobencil)carbamoil)-4-oxo-4H-piran-2-carboxilato de metilo y bicarbonato de sodio (267.8 mg. 3.19 mmol) en agua (3 mL) y metanol (6 mL) se agitó a temperatura ambiente durante 30 min. a 50 °C durante 19 h y a 60 °C durante 10 h. La mezcla de reacción se concentró para eliminar la mayor parte del metanol y la mezcla resultante se disolvió con diclorometano (20 mL) y agua (~20 mL). Después de separar las dos fracciones. la fracción acuosa se extrajo con diclorometano (x 1). Las fracciones orgánicas se combinaron. se secaron (MgSO4) y se concentraron. El residuo se purificó con cromatografía en columna sobre gel de sílice eluyendo con metanol al 0-20 % en diclorometano para obtener 201.1 mg del compuesto del título: EM (m/z) 536.11 [M+H]+.
Síntesis de (3R.6R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-3-(fluoromet¡l)-6-met¡l-1.11-dioxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41diazon¡na-10-carboxam¡da (192d):
[1071] Una solución de (3R.6R.7S)-12-(benciloxi)-N-(2.4-difluorobencil)-3-(hidroximetil)-6-metil-1.11-dioxo-1.6.7.11-tetrahidro-3H-2.7-metanopirido[1.2-a1[1.4]diazonina-10-carboxamida (192c) (201.1 mg. 376 umol) en diclorometano (6 ml) se agitó a 0 °C mientras se añadía DAST (0.15 ml. 1.14 mmol). Después de 30 min. la mezcla de reacción se agitó a temperatura ambiente durante 18 h. Mientras la mezcla de reacción se agitaba a 0 °C. se añadió bicarbonato de sodio saturado (~30 ml) y el producto se extrajo con diclorometano (20 ml x 2). Los dos extractos orgánicos se combinaron. se secaron (MgSO4) y se concentraron. La purificación con cromatografía en gel de sílice con 0-100 % de EtOAc/heptano proporcionó el producto. EM (m/z) 538.20 [M+H1+.
Síntesis de (3R.6R.7S)-12-(benc¡lox¡)-N-(2.4-d¡fluorobenc¡l)-3-(fluoromet¡l)-6-met¡l-1.11-dioxo-1.6.7.11-tetrah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41diazon¡na-10-carboxam¡da (192):
[1072] (3R.6R.7S)-12-(benciloxi)-N-(2.4-difluorobencil)-3-(fluorometil)-6-metil-1.11-dioxo-1.6.7.11-tetrahidro-3H-2.7-metanopirido[1.2-a1[1.41diazonina-10-carboxamida (192d) (101 mg. 0.19 mmol) se disolvió en tolueno (1 ml) y TFA (2 ml) y se agitó a temperatura ambiente durante 2 h. Después de concentrar la mezcla de reacción. el residuo se disolvió en DMF antes de filtrarlo. El filtrado se purificó mediante HPLC preparativa (2 inyecciones: columna. Gemini 5um C18 110A. columna LC 100 x 30 mm) eluyendo con 20-45 % de acetonitrilo (0.1 % TFA) en agua (0.1 % TFA) durante 60 min.) El producto la fracción que contenía se liofilizó para obtener 12.8 mg (15.2%) del compuesto del título: EM (m/z) 448.13 [M+H1+. 1H RMN (400 MHz. acetonitrilo-cfe) 810.26 (s. 1H). 8.38 (s. 1H). 7.41 (td. J = 9.2. 8.8.6.5 Hz. 1H). 7.04 -6.84 (m.
2H). 5.62 -5.53 (m. 1H). 5.50 (ddd. J = 11.5. 2.4. 1.6 Hz. 1H). 5.40 (d. J = 23.2 Hz. 1H). 4.74 - 4.65 (m. 1H). 4.65 -4.50 (m. 3H). 4.22 (ddd. J = 6.6. 3.1. 1.3 Hz. 1H). 4.00 (dd. J = 14.5. 3.0 Hz. 1H). 3.73 -3.62 (m. 1H). 2.73 (td. J = 6.8.3.4 Hz.
1H). 1.21 (d. J = 7.1 Hz. 3H).
Ejemplo 190: Preparación de (3R,6R,7S)-N-(2,4-difluorobencM)-3-(fluorometM)-12-hidroxi-6-metM-1,11-dioxo-1,4,5,6,7,11 -hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (193):
[1073]

[1074] (3R.6R.7S)-12-(Benciloxi)-N-(2.4-difluorobencil)-3-(fluorometil)-6-metil-1.11-dioxo-1.6.7.11-tetrahidro-3H-2.7-metanopirido[1.2-a1[1.41diazonina-10-carboxamida (192d) (101 mg. 0.188 mmol) se disolvió en EtOH (3 ml) y acetato de etilo (2 mL) y Pd(oH)2/C al 20 % (71 mg) antes de agitar en atmósfera de H2 durante 4 h. La mezcla de reacción se filtró a través de una capa de celite y la capa de celite se lavó con acetato de etilo. La mezcla de reacción se concentró a sequedad. El residuo se disolvió en DMF y se purificó mediante HPLC preparativa (columna. Gemini 5um C18 110A. columna LC 100 x 30 mm) eluyendo con 15-65 % de acetonitrilo (0.1 % t Fa ) en agua (0.1 % TFA) durante 20 min.) para proporcionar la forma liofilizada del producto. EM (m/z) 436.10 [M+H1+.
Ejemplo 191: Preparación de 6-(fluorometM)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida, 6-(fluorometM)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencM)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonma-10-carboxamida, 6-(fluorometil)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida y 6-(fluorometil)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxamida (194-1,194-2, 194-3 y 194-4):
[1075]


Paso 1. Síntesis de 1-(terc-butil) 4-etilo 3-oxoazepano-1,4-dicarboxilato (194a):
[1076] A una solución de 3-oxopiperidina-1-carboxilato de terc-butilo (50,0 g, 251,0, 1.0 eq) en éter dietílico (250 mL) a -30 °C se añadió gota a gota a una solución de eterato de trifluoruro de boro (32,0 g, 326 mmol, 1,3 eq) en éter dietílico (100 ml) a -30 °C. La mezcla se agitó a la misma temperatura durante 10-15 min. Una solución del compuesto 2 (37,3 g, 326,0 mmol, 1,3 eq) Se añadió gota a gota 203 en éter dietílico (130 ml) a -30 °C. La mezcla se agitó a la misma
temperatura durante 1,5 h más. Después de calentar la mezcla de reacción a temperatura ambiente, se añadió acetato de etilo (250 ml) y la fase orgánica se lavó con carbonato de potasio acuoso al 30 % (1 litro) y salmuera (300 ml). La fase orgánica se secó sobre sulfato de sodio anhidro y se evaporó a presión reducida para dar el producto bruto (70 g). El producto bruto se purificó mediante cromatografía en columna sobre gel de sílice (éter de petróleo: acetato de etilo, 100:1 a 3:1) para proporcionar el compuesto (194a). EM (m/z): 286,16 [M+H]+.
Paso 2. Síntesis de 1-(terc-butil) 4-etilo 3-am¡noazepano-1,4-d¡carbox¡lato (194b):
[1077] Una mezcla de reacción de 1 -(terc-butil) 4-etilo 3-oxoazepano-1,4-dicarboxilato (194a) (18,2 g, 64,0 mmol, 1,0 eq), acetato de amonio (25,0 g, 319,0 mmol, 5,0 eq) y EM 4 A (27,3 g) en metanol (180 ml) se agitó a temperatura ambiente bajo nitrógeno durante 1 h. Se añadió cianoborohidruro de sodio (12,0 g, 191,4 mmol, 3,0 equiv.) y la mezcla se agitó durante la noche. Una vez que el compuesto (194a) se consumió por completo, la mezcla de reacción se filtró a través de una capa de celite. La filtración se concentró a presión reducida. El residuo se vertió en solución acuosa saturada de carbonato de sodio. La mezcla se extrajo con acetato de etilo y las fases orgánicas combinadas se concentraron. El residuo se ajustó a pH 2 con HCl 1 M (100 mL). La mezcla se extrajo dos veces con éter dietílico. La fase acuosa se ajustó a pH 9 con NaOH 1N y se extrajo con acetato de etilo. La fase orgánica se secó sobre sulfato de sodio y se concentró para dar el producto (194b), que se usó en el siguiente paso sin más purificación. EM (m/z): 287,19 [M+H]+.
Paso 3. Síntesis de 3-aminoazepano-4-carboxilato de etilo (194c):
[1078] A una solución de 1 -(terc-butil) 4-etil 3-aminoazepano-1,4-dicarboxilato (194b) (11,5 g, 40,2 mmol, 1,0 eq) en acetato de etilo (30 mL) se añadió HCl/EA (3,0 M, 80 mL, 6,0 eq) a 0°C. La mezcla de reacción se agitó durante la noche. La mezcla de reacción se controló mediante CL-EM. Luego, la mezcla se concentró a presión reducida para proporcionar el producto crudo (194c), que se usó en el paso siguiente sin purificación adicional. e M (m/z): 187,14 [M+H]+.
Paso 4. Síntesis de 3-(((benc¡lox¡)carbon¡l)am¡no)azepano-1.4-d¡carbox¡lato de 1-bencilo 4-etilo (200d):
[1079] A una solución de 3-aminoazepano-4-carboxilato de etilo intermedio crudo (194c) (11,8 g, 46,0 mmol, 1,0 eq) y carbonato de sodio (24,1 g, 228,0 mmol, 5,0 eq) en THF/agua (2:1, 300 mL) a 0 °C se añadió N-(benciloxicarboniloxi)succinimida (34,0 g, 137,0 mmol, 3,0 equiv.). La mezcla de reacción se agitó a temperatura ambiente durante la noche. La reacción se controló por CL-EM. Se añadió acetato de etilo a la mezcla y se separó la fase orgánica, se lavó con salmuera, se secó con sulfato sódico, se filtró y se concentró a presión reducida para dar el compuesto (194d). EM (m/z): 455,21 [M+H]+.
Paso 5. Síntesis del ácido 1-((benciloxi)carbonil)-3-(((benciloxi)carbonil)amino)azepano-4-carboxílico (194e):
[1080] A una solución del intermedio 1-bencil 4-etilo 3-(((benciloxi)carbonil)amino) azepan-1,4-dicarboxilato (194d) (19,5 g, 42,9 mmol, 1,0 eq) en metanol/agua (3:2, 500 ml) se añadió hidróxido de litio hidratado (5,4 g, 129,0 mmol, 3,0 equiv.). Una vez completada la reacción, la mezcla de reacción se concentró a presión reducida. Se añadió HCl 6 N al residuo hasta que la solución alcanzó un pH de 1-2. La mezcla se extrajo con acetato de etilo y el compuesto orgánico combinado se secó sobre sulfato sódico, se filtró y se concentró para dar el producto bruto (20 g). El producto bruto se purificó mediante HPLC preparatoria (C18, TFA al 0,1 % en MeCN-H2O) para proporcionar el producto (194e). EM (m/z): 427,35 [M H]+. 1H RMN (400 MHz, DMSO- d6) 812,19 (m, 1H), 7,38-7,20 (m, 10H), 5,10-4,86 (m, 4H), 4,34-4,31 (m, 1H), 4,05 (m, 1H), 3,61-3,57 (m, 2H), 3,11-3,05 (m, 2H), 2,50 (m, 1H), 2,41 (m, 1H) y 1,88-1,46 (m, 4H).
Paso 6. Síntesis de 3-(((benc¡lox¡)carbon¡l)am¡no)-4-(metox¡(met¡l)carbamo¡l)azepano-1-carbox¡lato de bencilo (194f):
[1081] Ácido 1-((benciloxi)carbonil)-3-(((benciloxi)carbonil)amino)azepano-4-carboxílico (194e) (1,1 g, 2,58 mmol) y HATU (1,18 g, 3,10 mmol) se disolvieron en DMF (2 ml) y se enfriaron a 0 °C. Luego se añadió DIEA (1,0 g, 7,70 mmol). La mezcla de reacción resultante se agitó durante 30 min. Se añadió clorhidrato de N,O-dimetilhidroxilamina (0,252 g, 2,58 mmol). La mezcla de reacción se dejó calentar a ta y se agitó durante 3 h. A continuación, la mezcla de reacción final se repartió con acetato de etilo y agua. La capa orgánica se separó, se lavó con LiCl al 5 % y salmuera saturada. Luego se secó con MgSO4 y se filtró. El filtrado se concentró a sequedad. El residuo se purificó por cromatografía en gel de sílice eluida con EtOAc y heptano para dar el producto (194f). Em (m/z): 470,20 [M+H]+.
Paso 7. Síntesis de 3-(((benc¡lox¡)carbon¡l)am¡no)-4-form¡lazepan-1-carbox¡lato de bencilo (194g):
[1082] 3-(((benciloxi)carbonil)amino)-4-(metoxi(metil)carbamoil)azepan-1-carboxilato de bencilo (194f) (0,69 g, 1,47 mmol) se disolvió en THF (2 ml). La solución se enfrió a 0°C. Se añadió gota a gota LAH (2M en THF) (0,808 ml, 1,62 mmol) y la solución se mantuvo a 0°C durante 1 hora. A continuación, la reacción se inactivó lentamente con NaHCO3 (sat) (25 ml) a 0 °C. Las sales se precipitaron después de 10 min. La mezcla resultante se calentó gradualmente hasta ta durante 2 horas. A continuación, el producto bruto se extrajo con éter (2 x 10 ml), luego con EtOAc (3 x 10 ml). La fase orgánica se lavó con salmuera, se secó sobre MgSO4 y se filtró. El filtrado se concentró para dar el producto bruto (194g) que se usó en el siguiente paso. EM (m/z): 411,11 [M+H]+.
Paso 8. Síntesis de 3-(((benc¡lox¡)carbon¡l)am¡no)-4-(h¡drox¡met¡l)azepano-1-carbox¡lato de bencilo (194h):
[1083] Se disolvió 3-(((benciloxi)carbonil)amino)-4-formilazepano-1-carboxilato de bencilo (194 g) (0,367 g, 0,089 mmol) en MeOH (5 ml). NaBH4 (17 mg, 0,067 milimoles). La mezcla de reacción se agitó a temperatura ambiente durante la noche. Luego, la mezcla de reacción se inactivó con NaHCO3 (sat) (10 mL) y el producto crudo se extrajo con EtoAc (3X 10 mL). A continuación, la fase orgánica se lavó con salmuera, se secó con MgSO4 y se filtró. El filtrado se concentró para dar el producto alcohólico (194 h) que se usó para el siguiente paso. EM (m/z): 413,08 [M+H]+.
Paso 9. Síntesis de (3-aminoazepan-4-il)metanol (194i):
[1084] 3-(((benciloxi)carbonil)amino)-4-(hidroximetil)azepano-1-carboxilato de bencilo (194h) (0,30 g, 0,073 mmol) se disolvió en EtOH (5 ml) y se añadió Pd/C (10 %) (30 mg). La mezcla se cargó con un sistema de hidrogenolisis con agitación a temperatura ambiente durante la noche. Se añadió HCl (4 M en dioxano) (5 ml) a la mezcla de reacción. A continuación, la mezcla de reacción se filtró a través de un lecho de celite. El filtrado se concentró a sequedad para dar la sal de diamina HCl (194i) que se usó para el siguiente paso. EM (m/z): 145,00 [M+H]+.
Paso 10. Síntesis de 12-(benc¡lox¡)-6-(h¡drox¡met¡l)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1,4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡dor[2-a1[1,41d¡azon¡na-10-carboxam¡da (194i):
[1085] El compuesto del título se preparó de manera similar al 12-(benciloxi)-7-metil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11 hexah¡dro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (18d) utilizando (3-aminoazepan-4-il)metanol (194i) en lugar de 3-metilazepan-3-amina (18c). EM (m/z): 542,20 [M+H]+.
Paso 11. Síntesis de 12-(benciloxi)-6-(fluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡dor[2-a1[1,41d¡azon¡na-10-carboxam¡da (194k):
[1086] 12-(benciloxi)-6-(hidroximetil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxam¡da (194j) (50 mg, 0,092 mmol) se disolvió en DCM (1 ml). La solución se enfrió a 0 °C bajo argón. A esta solución se añadió DeoxoFluor (0,245 g, 1,11 mmol) bajo argón. La mezcla resultante se agitó a temperatura ambiente durante 40 horas. A continuación, la mezcla de reacción se inactivó con NaHCO3 (sat.) (10 ml). El producto crudo se sometió a extracción con DCM (10 mL). A continuación, la fase orgánica se separó y se concentró. El residuo se purificó en una columna de gel de sílice con 0-100 % de EtOAc/heptano para proporcionar el producto (194k). EM (m/z): 544,18 [M+H]+.
Paso 12. Preparación de 12-(benciloxi)-6-(fluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡dor[2-a1[1.41d¡azon¡na-10-carboxam¡da (194-1-P1), 12-(benciloxi)-6-(fluorometil)-1,11-dioxo-N-(2,4,6-tnfluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (194-IP2),_____12-(benc¡lox¡)-6-(fluoromet¡l)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7,11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (194-l-P3) y 12-(benciloxi)-6-(fluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1.4.5.6.7.11- hexah¡dro-3H-2.7-metanop¡r¡do[12-a1[1.41d¡azon¡na-10-carboxam¡da (194-l-P4):
[1087] Los compuestos del título se separaron del sistema quiral SFC-IA eluido con 30 % de IPA-NH3 para producir 194-l-P1, 194-l-P2, 194-l-P3 y 194-l-P4 en orden ascendente tiempo de retención de cada pico. EM (m/z): 544,18 [M+H]+.
Paso 13-1. Síntesis de 6-(fluorometil)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (194-1):
[1088] El compuesto del título se preparó de manera similar a la 6,12-dihidroxi-1,11-dioxo-N-(2,4,6-tr¡fluorobenc¡l)1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡rido[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (11) excepto usando 12-(benciloxi)-6-(fluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxam¡da (194-l-P1) en lugar de 12-(benciloxi)-6-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencilo)-1.4.5.6.7.11- hexah¡dro-3H-2,7-metanop¡r¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (10a). EM (m/z): 454,21 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,45 (s, 1H), 8,54 (s, 1H), 6,89 -6,38 (m, 2H), 4,82 -4,54 (m, 3H), 4,54 -4,24 (m, 2H), 4,19 -3,85 (m, 2H), 3,56 (dd, J = 14,7, 1,7 Hz, 1H), 3,24 (dd, J = 13,7, 8,0 Hz, 1H), 2,41-2,22 (m, 2H), 2,02-1,77 (m, 1H), 1,63 (dd, J = 15,4, 7,0 Hz, 1H), 1,23 - 0,90 (m, 1H).
Paso 13-2. Síntesis de 6-(fluorometil)-12-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanop¡r¡do[2-a1[1.41d¡azon¡na-10-carboxam¡da (194-2):
[1089] El compuesto del título se preparó de manera similar a la 6,12-dihidroxi-1,11-dioxo-N-(2,4,6-tr¡fluorobenc¡l)1,4,5,6,7,11-hexah¡dro-3H-2,7-metanop¡rido[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (11) excepto usando 12-(benciloxi)-6-(fluorometil)-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,4,5,6,7,11-hexahidro-3H-2,7-metanopirido[1,2-a][1,4]diazonina-10-carboxam¡da (194-l-P2) en lugar de 12-(benciloxi)-6-hidroxi-1,11-dioxo-N-(2,4,6-trifluorobencil)-1.4.5.6.7.11- hexah¡dro-3H-2,7-metanopir¡do[1,2-a][1,4]d¡azon¡na-10-carboxam¡da (10a). EM (m/z): 454,26 [M+H]+. 1H RMN (400 MHz, cloroformo-d) 810,37 (s, 1H), 8,50 (d, J = 4,4 Hz, 1H), 6,69 (t, J = 8,1 Hz, 2H), 4,71-4,33 (m, 6H), 4,05 -3,84 (m, 1H), 3,77 -3,50 (m, 1H), 3,03 (ddd, J = 13,9, 8,9, 5,5 Hz, 1H), 2,31-1,36 (m, 5H).
Paso 13-3. Síntesis de 6-(fluoromet¡l)-12-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (194-3):
[1090] El compuesto del título se preparó de manera s¡m¡lar a 6.12-d¡h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (11) excepto ut¡l¡zando 12-(benc¡lox¡)-6-(fluoromet¡l)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (194-I-P3) en lugar de 12-(benc¡lox¡)-6-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11- hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (10a). EM (m/z): 454.24 [M+H1+. 1H RMN (400 MHz. cloroformo-d) 810.37 (s. 1H). 8.50 (d. J = 4.4 Hz. 1H). 6.69 (t. J = 8.1 Hz. 2H). 4.71-4.33 (m. 6H). 4.05 -3.84 (m. 1H). 3.77 -3.50 (m. 1H). 3.03 (ddd. J = 13.9. 8.9. 5.5 Hz. 1H). 2.31-1.36 (m. 5H).
Paso 13-4. Síntes¡s de 6-(fluoromet¡l)-12-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (194-4):
[1091] El compuesto del título se preparó de manera s¡m¡lar a la 6.12-d¡h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (11) excepto el uso de 12-(benc¡lox¡)-6-(fluoromet¡l)-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11-hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (194-I-P4) en lugar de 12-(benc¡lox¡)-6-h¡drox¡-1.11-d¡oxo-N-(2.4.6-tr¡fluorobenc¡l)-1.4.5.6.7.11- hexah¡dro-3H-2.7-metanop¡r¡do[1.2-a1[1.41d¡azon¡na-10-carboxam¡da (10a). EM (m/z): 1H RMN (400 MHz. cloroformo-d) 8 10.45 (s. 1H). 8.54 (s. 1H). 6.89 - 6.38 (m. 2H). 4.82 - 4.54 (m. 3H). 4.54 - 4.24 (m. 2H). 4.19 -3.85 (m.
2H). 3.56 (dd. J = 14.7. 1.7 Hz. 1H). 3.24 (dd. J = 13.7. 8.0 Hz. 1H). 2.41-2.22 (m. 2H). 2.02-1.77 (m. 1H). 1.63 (dd. J = 15.4. 7.0 Hz. 1H). 1.23 -0.90 (m. 1H).
Ejemplo 192: (3S,6R,7R)-12-hidroxi-3,6-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (195):
[1092]

Síntes¡s de N-(terc-butox¡carbon¡l)-O-(2-met¡lal¡l)-L-treon¡nato de met¡lo (195a):
[1093] Se desgasificó una solución de L-Boc-Thr-OMe (703,2 mg, 3,01 mmol) y carbonato de 2-metilalilo de terc-butilo (1039 mg, 6,03 mmol) en tetrahidrofurano (30 ml) colocando al vacío y rellenando con N2 (33). A esta solución se añadieron 1,1'-bis(difenilfosfino)ferroceno (335,3 mg, 0,605 mmol) y tris(dibencilidenacetona)dipaladio(0) (278,3 mg, 0,304 mmol) y se desgasificó de nuevo antes de calentar a 55 °C. Después de 1,5 h, la mezcla de reacción se enfrió a ta y se filtró para eliminar cualquier material insoluble. El filtrado se concentró y el residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 0-25 % en hexano para obtener el producto. EM (m/z) 188,15 [M+H-C4Hb]+.
Síntesis de N-(terc-butox¡carbonil)-O-(2-oxoprop¡l)-L-treon¡nato de metilo (195b):
[1094] Una solución de N-(terc-butoxicarbonil)-O-(2-metilalilo)-de metilo Se agitó L-treonato (195a) (672,9 mg, 2,34 mmol) en metanol (30 ml) a -78 °C mientras se burbujeaba ozono hasta que apareció un color azul. Después de que apareció el color azul, se añadió Me2S (10 ml) y la mezcla de reacción se calentó a ta y se agitó durante 3 h. La solución resultante se concentró y el residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 20-80% en hexano hasta el producto. EM (m/z) 312,11 [M+Na]+. Síntesis de N-(terc-butoxicarbonil)-O-(2-((2-nitrofenil)sulfonamido)propil)-L-treonato de metilo (195c):
[1095] Una solución de N-(terc-butoxicarbonil)-O-(2-oxopropil)-L-treonato de metilo (195b) (638,6 mg, 2,21 mmol) y acetato de amonio (1033,5 mg, 13,4 mmol) en metanol (3,3 ml) se agitó a temperatura ambiente como cianoborohidruro de sodio (134,3 mg, 2,14 mmol) fue añadido. La reacción se agitó a ta durante 2 h. Después de concentrar la mezcla de reacción, el residuo se disolvió en un poco de agua (20 mL), se acidificó con HCl 1 N (~1 mL) y luego se diluyó con Na2CO3 al 5 % (20 mL) antes de extraer el producto con diclorometano (3 3 40ml). Los extractos se combinaron, se secaron (MgSO4) y se concentraron.
[1096] El residuo se disolvió en piridina (6,5 ml) y se agitó a temperatura ambiente mientras se añadía cloruro de 2-nitrobencenosulfonilo (514,7 mg, 2,32 mmol). Después de 30 min a temperatura ambiente, la mezcla de reacción se concentró para eliminar la mayor parte del exceso de piridina. Después, el residuo se disolvió en acetato de etilo (~50 ml) y se lavó con solución ac. solución de ácido cítrico, la fracción acuosa se extrajo con acetato de etilo (50 mL x l). Las fracciones orgánicas se combinaron, se secaron (MgSO4) y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 30-70 % en hexano para obtener N-(terc-butoxicarbonil)-O-(2-((2-nitrofenil)sulfonamido)propil)-L-treoninato de metilo (195c): EM (m/z) 498,06 [M+Na]+.
Síntesis de ((3S.4S.7S)-4.7-d¡met¡l-1-((2-n¡trofen¡l)sulfon¡l)azepan-3-¡l)carbamato de tere-butilo (195d-1) y ((3S,4S, 7R)-4.7-d¡met¡l-1-((2-n¡trofen¡l)sulfon¡l)azepan-3-¡l)carbamato de terc-butilo (195d-2):
[1097] Una solución de metil N-(terc-butoxicarbonil)-O-(2-((2-nitrofenil)sulfonamido)propil)-L-treonato (195c) (407,9 mg, 0,858 mmol) en metanol (4,3 ml) y tetrahidrofurano (4,3 ml) se agitó a ta como hidróxido de litio 1 N (4,3 ml)) fue añadido. Después de 18 h a ta, la mezcla de reacción se concentró para eliminar la mayor parte del disolvente orgánico y se acidificó mediante la adición de HCl 1 N (4,3 ml), antes de extraer el producto con acetato de etilo (~25 mL x 2). Después de lavar los extractos con salmuera (~25 mL x l), las fracciones orgánicas se combinaron, se secaron (MgSO4) y se concentraron para obtener un ácido bruto.
[1098] El ácido bruto en tetrahidrofurano (2 ml) se agitó a 0 °C mientras se añadía complejo de borano tetrahidrofurano 1 M (1,1 ml). Después de 5 min, la mezcla de reacción se agitó a ta durante 1 h y se añadió más complejo de borano tetrahidrofurano 1 M (1 ml). Después de 1 h a ta, se añadió otro complejo de tetrahidrofurano de borano 1 M (1 ml) y la mezcla resultante se agitó a ta durante la noche. A la mezcla de reacción se añadió agua (10 ml) para eliminar cualquier exceso de borano, antes de añadir carbonato de potasio (~1 g, 7,25 mmol) y dicarbonato de di-tere-butilo (~323 mg, 1,48 mmol) a ta. La mezcla resultante se agitó durante 4 h. La mezcla de reacción se diluyó con ácido cítrico al 10 % y el producto se extrajo con acetato de etilo (25 ml x 2). Después de lavar los extractos con salmuera (25 ml x 3 l), las dos fracciones se combinaron, se secaron (MgSO4) y se concentraron. El residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 40%-100% para obtener 207,1 mg (53,9%) de la mezcla diastereómera: EM (m/z) 470,07 [M+Na]+.
[1099] Una solución de la mezcla de alcoholes diastereoisómeros (207,1 mg, 0,463 mmol) y trifenilfosfina (213,2 mg, 0,813 mmol) en tolueno (93 mL, 5 mM) se agitó a ta como una solución de azodicarboxilato de diisopropilo (0,14 mL, 0,711 mmol) en tolueno (0,9 ml) durante 45 min. Después de la adición, la solución resultante se agitó durante 1 h a ta. La mezcla de reacción se concentró y el residuo se purificó mediante cromatografía en columna sobre gel de sílice eluyendo con acetato de etilo al 10-100 % en hexanos para obtener dos diastereómeros por separado.
195d-1: 68,5 mg (34,5 %): EM (m/z) 452,10 [M+Na]+
195d-2: 82,0 mg (41,3 %): EM (m/z) 452,05 [M+Na]+
Síntesis______de______(3S,6R,7R)-12-hidroxi-3,6-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,6,7,11-hexahidro-2,7-metanop¡r¡do[1.2-d1[1.4.71oxad¡azon¡na-10-carboxam¡da (195-1):
[1100] Una solución de terc-butilo ((3S,4S,7S)-4,7-dimetil-1-((2-nitrofenil)sulfonil)azepan-3-il)carbamato (195d-1) (68,5 mg, 0,15 mmol), carbonato de cesio (104,5 mg, 0,321 mmol) y bencenotiol (43,1 mg, 0,391 mmol) en acetonitrilo (1 ml) se agitó a ta durante 1,5 h. La solución resultante se concentró y el residuo se disolvió en HCl 4 N en 208 1,4-dioxano (5 ml). Después de 1 h a ta, la solución se concentró y se coevaporó con tolueno una vez.
[1101] Una mezcla del residuo anterior, 3-(benciloxi)-4-oxo-5-((2,4,6-trifluorobencil)carbamoil)-4H-piran-2-carboxilato de metilo, 72,3 mg, 0,162 mmol) y bicarbonato de sodio (69,6 mg, 0,829 mmol) en metanol (8 ml) y agua (2 ml) se agitó a ta durante el fin de semana ya 50 °C durante 24 h. La mezcla de reacción se diluyó con agua (25 mL) y el producto se extrajo con acetato de etilo (~20 mL x 2). Los extractos se lavaron con salmuera (20 ml, 3 l), se combinaron, se secaron (MgSO4) y se concentraron. El residuo se purificó por cromatografía en columna sobre gel de sílice eluyendo 0-15 % de metanol en diclorometano para obtener el producto: EM (m/z) 542,10 [M+H]+ [1102] A una solución de este producto en tolueno (0,5 mL) se añadió ácido trifluoroacético (4 ml) a ta. Después de agitar durante 2 h a temperatura ambiente, la mezcla de reacción se concentró y el residuo se disolvió en DMF y se filtró antes de purificarlo mediante HPLC preparativa (columna, Gemini 5um C18 110A, columna LC 100 x 30 mm) eluyendo con acetonitrilo al 15-70 % (0,1 % de TFA) en agua (0,1 % de TFA) durante 20 min.) La fracción que contenía el producto se liofilizó para obtener el compuesto del título: EM (m/z) 452,13 [M+H]+. 1H RMN (400 MHz, acetonitrilo-da) 810,30 (s, 1H), 8,30 (s, 1H), 6,92 - 6,75 (m, 2H), 4,60 (d, J = 5,5 Hz, 2H), 4,27 (q, J = 1,9 Hz, 1H), 4,03 -3,94 (m, 2H), 3,85 (dd, J = 11,3, 7,2 Hz, 1H), 3,75 (h, J = 6,8 Hz, 1H), 3,64 (dd, J = 11,3, 7,2 Hz, 1H), 3,48 (dd, J = 15,0, 2,3 Hz, 1H), 1,64 (d, J = 6,9 Hz, 3H), 1,11 (d, J = 6,5 Hz, 3H). 19F RMN (376 MHz, acetonitrilo ds) 8 -77,37, -111,15 (tt, J = 9,0, 6,1 Hz), -113,86 (t, J = 7,2 Hz).
Ejemplo 193: Síntesis de (3R,6R,7R)-12-hidroxi-3,6-dimetiM,11-dioxo-N-(2,4,6-trifluorobencM)-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (196):
[1103] El compuesto del título se sintetizó de manera similar a (3S,6R,7R)-12-hidroxi-3,6-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (195) excepto el uso de terc-butilo ((3S,4S,7R)-4,7-dimetil-1-((2-nitrofenil)sulfonilo)azepan-3-il)carbamato (195d-2) en lugar de ((3s ,4S,7S)-4,7-dimetil-1-((2-nitrofenil)sulfonil)azepan-3-il)carbamato de terc-butilo (195d-1): EM (m/z) 452,12 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 810,37 (s, 1H), 8,28 (s, 1H), 6,92 -6,76 (m, 2H), 4,74 (dp, J = 10,6, 6,8 Hz, 1H), 4,59 (d, J = 5,6 Hz, 2H), 4,30 (q, J = 2,6 Hz, 1H), 4,08 (dd, J = 12,9, 6,8 Hz, 1H), 3,89 (qd, J = 6,5, 2,7 Hz, 1H), 3,80 (dd, J = 15,3, 2,0 Hz, 1H), 3,74 (dd, J = 15,3, 2,8 Hz, 1H), 3,18 (dd, J = 12,9, 10,5 Hz, 1H), 1,15 (d, J = 6,8 Hz), 3H), 1,01 (d, J = 6,5 Hz, 3H). 19F RMN (376 MHz, acetonitrilo-d3) 8-77,36, -111,20 (ddd, J = 15,2, 9,1, 6,1 Hz), -113,88 (p, J = 7,6 Hz).
Ejemplo 194: Preparación de (3R,6R,7R)-N-(2,4-difluorobencil)-12-hidroxi-3,6-dimetil-1,11-dioxo-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (197):
[1104]

[1105] El compuesto del título se sintetizó de manera similar a (3R, 6R,7R)-12-hidroxi-3,6-dimetil-1,11-dioxo-N-(2,4,6-trifluorobencil)-1,3,4,6,7,11-hexahidro-2,7-metanopirido[1,2-d][1,4,7]oxadiazonina-10-carboxamida (196) usando 3-(benciloxi)-5-((2,4-difluorobencil)carbamoil)-4-oxo-4H-pirano-2-carboxilato de metilo: EM (m/z) 434,16 [M+H]+. 1H RMN (400 MHz, acetonitrilo-d3) 810,37 (s, 1H), 8,33 (s, 1H), 7,41 (td, J = 9,2, 8,8,6,4 Hz, 1H), 7,01 - 6,85 (m, 2H), 4,75 (dp, J = 10,5, 6,8 Hz, 1H), 4,58 (d, J = 5,6 Hz, 2H), 4,34 (q, J = 2,6 Hz, 1H), 4,09 (dd, J = 12,9, 6,8 Hz, 1H)), 3,90 (qd, J = 6,4, 2,7 Hz, 1H), 3,86 -3,65 (m, 2H), 3,19 (dd, J = 12,9, 10,6 Hz, 1H), 1,16 (d, J = 6,8 Hz, 3H), 1,02 (d, J = 6,5 Hz, 3H). 19F RMN (376 MHz, acetonitrilo-d3) 8-77,34, -114,05 (ddd, J = 15,6,8,8,6,9 Hz), -116,43 --116,70 (m).
Ejemplo 195: Ensayo antiviral y de citotoxicidad del VIH MT-4
Ensayo antiviral en células MT-4
[1106] Los compuestos se probaron en un formato de ensayo de 384 pocillos de alto rendimiento para determinar su capacidad para inhibir la replicación del VIH-1 (IIIB) en células MT-4. Los compuestos se diluyeron en serie (1:3) en DMSO en placas de polipropileno de 384 pocillos y luego se diluyeron 200 veces en medios RPMI completos (10 % FBS, 1 % P/S) usando el dispensador acústico Biotek Micro Flow y Labcyte ECHO. Cada placa contenía hasta 8 compuestos de ensayo, con controles negativos (sin control de fármaco) y controles positivos de AZT 5 mM. Se preinfectaron células MT-4 con 10 |jl de RPMI (simulado infectado) o con una dilución 1:250 nueva de solución concentrada de virus HIV-1 IIIB. Las células MT-4 infectadas y no infectadas se diluyeron adicionalmente en medios RPMI completos y se agregaron a cada
placa usando un dispensador Micro Flow. Después de 5 días de incubación en una incubadora humidificada y con temperatura controlada (37 °C), se añadió Cell Titer Glo (Promega) a las placas de ensayo y se leyó la quimioluminiscencia usando un lector de placas Envision. Los valores de CE50 se definieron como la concentración del compuesto que causa una disminución del 50 % en la señal de luminiscencia y se calcularon utilizando un modelo de dosis-respuesta sigmoidal para generar ajustes de curva.
Ensayo de citotoxicidad en células MT-4
[1107] Los ensayos se realizaron como antes excepto que se añadieron células MT-4 no infectadas a cada pocillo que contenía el compuesto de ensayo. Además, se añadió puromicina 10 mM a la última columna de cada placa de ensayo para evaluar el nivel básico de citotoxicidad.
Ejemplo 196: Ensayo indicador antiviral de cambio de suero MT-4 de VIH
[1108] Para cuantificar la cantidad de proteína que se une al suero humano, los compuestos se diluyeron en serie (1:3) en DMSO y se transfirieron acústicamente a placas de ensayo de 384 pocillos mediante un Labcyte ECHO robot. Cada placa contenía hasta 8 compuestos de prueba, incluidos controles negativos y positivos (DMSO, AZT 5 j M, respectivamente). Las placas de ensayo se prepararon por duplicado y se analizaron en CCM (medio de cultivo celular) o HS/CCM (suero humano/medio de cultivo celular). Las células MT-4 se preinfectaron primero con el virus reportero pLai RLuc durante 2 h a 37 °C, luego se diluyeron más en CCM (medio RPMI, 10 % FBS, 1 % P/S) o HS/CCM (medio RpMI, 10 % FBS, 50 % HS, 1 % P/S), y posteriormente se añadió a cada placa usando un dispensador Biotek Micro Flow. Después de una incubación de 72 h en una incubadora humidificada y con temperatura controlada (37 °C), se añadió Renilla Glo (Promega) a todas las placas de ensayo y se leyó la quimioluminiscencia utilizando un lector de placas Envision. Los valores de CE50 se definieron como la concentración del compuesto que causa una disminución del 50 % en la señal de luminiscencia y se calcularon utilizando un modelo de dosis-respuesta sigmoidal para generar ajustes de curva. Para determinar la cantidad de unión a proteínas, se calcularon los cambios de veces de CE50 (o cambios de CE50) dividiendo CE50 (HS/CCM)/CE50 (CCM).
[1109] Los compuestos de la presente divulgación demuestran actividad antiviral en este ensayo como se muestra en la Tabla 1 a continuación. Por consiguiente, los compuestos de las formas de realización descritas en el presente documento pueden ser útiles para tratar la proliferación del virus VIH, tratar el SIDA o retrasar la aparición de los síntomas del SIDA o ARC.
Tabla 1

(Continuación)

(Continuación)

(Continuación)

(Continuación)

(Continuación)

[1110] Los datos de la Tabla 1 representan un promedio a lo largo del tiempo de cada ensayo para cada compuesto. Para ciertos compuestos, se han realizado múltiples ensayos.
[1111] De lo anterior se apreciará que, aunque se han descrito formas de realización específicas en este documento con fines ilustrativos, se pueden realizar varias modificaciones sin desviarse del alcance de la divulgación. En consecuencia, la descripción no está limitada excepto por las reivindicaciones adjuntas.
Claims (16)
1. Un compuesto que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
2. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
3. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
4. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
5. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
6. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
7. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
8. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
9. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
10. Un compuesto de la reivindicación 1 que tiene la fórmula:

o una sal farmacéuticamente aceptable del mismo.
11. Una composición farmacéutica que comprende una cantidad terapéuticamente eficaz de un compuesto de cualquiera de las reivindicaciones 1-10, o una sal farmacéuticamente aceptable del mismo, y un excipiente farmacéuticamente aceptable.
12. La composición farmacéutica de la reivindicación 11, que comprende además:
(i) uno, dos, tres o cuatro agentes terapéuticos adicionales;
(ii) uno, dos, tres o cuatro agentes terapéuticos adicionales, en los que el agente o agentes terapéuticos adicionales son agentes anti-VIH;
(iii) uno, dos, tres o cuatro agentes terapéuticos adicionales, en los que el agente o agentes terapéuticos adicionales son inhibidores de la proteasa del VIH, inhibidores no nucleósidos o no nucleótidos de la transcriptasa inversa del VIH, inhibidores nucleósidos o nucleótidos de la transcriptasa inversa del VIH, VIH inhibidores de la cápside, inhibidores de gp41, inhibidores de CXCR4, inhibidores de gp120, inhibidores de CCR5, agentes de inversión de latencia, inhibidores de la polimerización de la cápside, bNAb de VIH, agonistas de TLR7, potenciadores farmacocinéticos, otros fármacos para tratar el VIH o combinaciones de los mismos; o
(iv) uno, dos, tres o cuatro agentes terapéuticos adicionales, en los que el agente o agentes terapéuticos adicionales son abacavir, tenofovir alafenamida, tenofovir disoproxilo, N-((S)-1-(3-(4-cloro-3-(metilsulfonamido)-1 -(2,2,2-trifluoroetil)-1 W-indazol-7-il)-6-(3-metil-3-(metilsulfonil)but-1-in-1-il)piridina-2-il)-2-(3,5-difluorofenil)etil)-2-((3bS,4aRJ-5,5-difluoro-3-(trifluorometil)-3b,4,4a,5-tetrahidro-1H-ciclopropa[3,4]ciclopenta[1,2-c]pirazol-1-il)acetamida, o una de sus sales farmacéuticamente aceptable.
13. La composición farmacéutica de la reivindicación 11 o 12, en la que la composición farmacéutica es para administración oral o parenteral.
14. El compuesto o sal farmacéuticamente aceptable del mismo de cualquiera de las reivindicaciones 1-10 para uso en un método para tratar una infección por VIH en un ser humano que tiene o está en riesgo de tener la infección, comprendiendo el método administrar al ser humano una cantidad terapéuticamente efectiva del compuesto o sal farmacéuticamente aceptable del mismo.
15. El compuesto o sal farmacéuticamente aceptable del mismo para uso de la reivindicación 14, que comprende además:
(i) administrar al ser humano una cantidad terapéuticamente eficaz de uno, dos, tres o cuatro agentes terapéuticos adicionales;
(ii) administrar al ser humano una cantidad terapéuticamente eficaz de uno, dos, tres o cuatro agentes terapéuticos adicionales, en el que el agente o agentes terapéuticos adicionales son agentes anti-VIH;
(iii) administrar al ser humano una cantidad terapéuticamente eficaz de uno, dos, tres o cuatro agentes terapéuticos adicionales, en el que el agente o agentes terapéuticos adicionales son inhibidores de la proteasa del VIH, inhibidores no nucleósidos o no nucleótidos de la transcriptasa inversa del VIH, VIH inhibidores nucleósidos o nucleótidos de la transcriptasa inversa, inhibidores de la cápside del VIH, inhibidores de gp41, inhibidores de CXCR4, inhibidores de gp120, inhibidores de CCR5, agentes reversores de latencia, inhibidores de la polimerización de la cápside, bNAb de VIH, agonistas de TLR7, potenciadores farmacocinéticos, otros fármacos para tratar el VIH o combinaciones de los mismos ; o
(iv) administrar al ser humano una cantidad terapéuticamente eficaz de uno, dos, tres o cuatro agentes terapéuticos adicionales, en el que el agente o agentes terapéuticos adicionales son abacavir, tenofovir alafenamida, tenofovir disoproxilo, N-((SJ-1-(3-(4-cloro-3-(metilsulfonamido)-1-(2,2,2-trifluoroetil)-1H-indazol-7-il)-6-(3-metil-3-(metilsulfonil)but-1-in-1-il)piridin-2-il)-2-(3,5-difluorofenil)etil)-2-((3bs,4aR)-5,5-difluoro-3-(trifluorometil)-3b,4,4a,5-tetrahidro-1H-ciclopropa[3,4]ciclopenta[1,2-c]pirazol-1-il)acetamida, o una de sus sales farmacéuticamente aceptable.
16. El compuesto o sal farmacéuticamente aceptable del mismo para uso de la reivindicación 14 o 15, en el que la administración es oral, intravenosa, subcutánea o intramuscular.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201962822703P | 2019-03-22 | 2019-03-22 | |
| US201962948697P | 2019-12-16 | 2019-12-16 | |
| PCT/US2020/023819 WO2020197991A1 (en) | 2019-03-22 | 2020-03-20 | Bridged tricyclic carbamoylpyridone compounds and their pharmaceutical use |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2927041T3 true ES2927041T3 (es) | 2022-11-03 |
Family
ID=70293100
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES20719849T Active ES2927041T3 (es) | 2019-03-22 | 2020-03-20 | Compuestos de carbamoilpiridona tricíclicos con puente y su uso farmacéutico |
Country Status (29)
| Country | Link |
|---|---|
| US (4) | US11084832B2 (es) |
| EP (2) | EP3938047B1 (es) |
| JP (4) | JP7265647B2 (es) |
| KR (2) | KR20240151256A (es) |
| CN (2) | CN119462659A (es) |
| AU (3) | AU2020245350B2 (es) |
| CL (2) | CL2021002444A1 (es) |
| CO (1) | CO2021012319A2 (es) |
| CR (2) | CR20210486A (es) |
| CY (1) | CY1125556T1 (es) |
| DK (1) | DK3938047T3 (es) |
| DO (2) | DOP2021000195A (es) |
| ES (1) | ES2927041T3 (es) |
| HR (1) | HRP20221074T1 (es) |
| HU (1) | HUE059677T2 (es) |
| IL (2) | IL326811A (es) |
| LT (1) | LT3938047T (es) |
| MX (2) | MX2021011394A (es) |
| MY (1) | MY201239A (es) |
| PE (1) | PE20212074A1 (es) |
| PH (1) | PH12021500040A1 (es) |
| PL (1) | PL3938047T3 (es) |
| PT (1) | PT3938047T (es) |
| SG (1) | SG11202109650XA (es) |
| SI (1) | SI3938047T1 (es) |
| TW (2) | TWI745900B (es) |
| UA (1) | UA127822C2 (es) |
| WO (1) | WO2020197991A1 (es) |
| ZA (1) | ZA202107015B (es) |
Families Citing this family (34)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN109769227B (zh) | 2013-07-25 | 2022-02-22 | 康维达无线有限责任公司 | 端到端m2m服务层会话 |
| CR20230571A (es) | 2018-05-31 | 2024-01-22 | Shionogi & Co | DERIVADO POLICÍCLICO DE CARBAMOILPIRIDONA (divisional 2020-0644) |
| EP3805221A4 (en) | 2018-05-31 | 2022-01-05 | Shionogi & Co., Ltd | POLYCYCLIC PYRIDONE DERIVATIVE |
| CA3103522C (en) | 2018-07-16 | 2023-11-21 | Gilead Sciences, Inc. | Capsid inhibitors for the treatment of hiv |
| CN112753265B (zh) | 2018-09-27 | 2025-02-11 | 交互数字专利控股公司 | 新无线电的未经许可的频谱中的子频带操作 |
| KR20240151256A (ko) | 2019-03-22 | 2024-10-17 | 길리애드 사이언시즈, 인코포레이티드 | 가교된 트리시클릭 카르바모일피리돈 화합물 및 그의 제약 용도 |
| WO2021107065A1 (ja) | 2019-11-28 | 2021-06-03 | 塩野義製薬株式会社 | 多環性ピリドピラジン誘導体 |
| EP4110783A1 (en) | 2020-02-24 | 2023-01-04 | Gilead Sciences, Inc. | Tetracyclic compounds for treating hiv infection |
| CN116390924B (zh) | 2020-09-30 | 2025-11-07 | 吉利德科学公司 | 桥连三环氨基甲酰基吡啶酮化合物及其用途 |
| CN114426540B (zh) * | 2020-10-29 | 2024-04-26 | 上海拓界生物医药科技有限公司 | 吡啶并[1,2-a]吡嗪-1,8-二酮类前药衍生物、其制备方法及其应用 |
| TW202227445A (zh) * | 2020-10-30 | 2022-07-16 | 大陸商上海拓界生物醫藥科技有限公司 | 抑制基因缺陷的hiv病毒的用途 |
| CN116745292A (zh) * | 2021-01-19 | 2023-09-12 | 吉利德科学公司 | 经取代的吡啶并三嗪化合物及其用途 |
| CR20260070A (es) | 2021-01-19 | 2026-04-24 | Gilead Sciences Inc | COMPUESTOS DE PIRIDOTRIAZINA SUSTITUIDOS Y USOS DE ESTOS (Divisional 2023-0315) |
| US20250230161A1 (en) * | 2021-08-11 | 2025-07-17 | Merck Sharp & Dohme Llc | Polycyclic cap-dependent endonuclease inhibitors for treating or preventing influenza |
| WO2023081637A1 (en) | 2021-11-02 | 2023-05-11 | Enliven Therapeutics, Inc. | Fused tetracyclic quinazoline derivatives as inhibitors of erbb2 |
| AU2022399845B2 (en) | 2021-12-03 | 2026-03-26 | Gilead Sciences, Inc. | Therapeutic compounds for hiv virus infection |
| AU2022403012B2 (en) | 2021-12-03 | 2026-02-12 | Gilead Sciences, Inc. | Therapeutic compounds for hiv virus infection |
| FI4440702T3 (fi) | 2021-12-03 | 2025-08-08 | Gilead Sciences Inc | Terapeuttisia yhdisteitä hiv-virusinfektiota varten |
| TW202334091A (zh) * | 2021-12-23 | 2023-09-01 | 比利時魯汶大學 | 用於抑制yap/taz-tead之四氫苯并氮呯酮及相關類似物 |
| TWI856796B (zh) * | 2022-04-06 | 2024-09-21 | 美商基利科學股份有限公司 | 橋聯三環胺甲醯基吡啶酮化合物及其用途 |
| US20240034724A1 (en) | 2022-07-01 | 2024-02-01 | Gilead Sciences, Inc. | Therapeutic compounds useful for the prophylactic or therapeutic treatment of an hiv virus infection |
| EP4698174A1 (en) | 2023-04-19 | 2026-02-25 | Gilead Sciences, Inc. | Dosing regimen of capsid inhibitor |
| TW202448483A (zh) | 2023-05-31 | 2024-12-16 | 美商基利科學股份有限公司 | 用於hiv之治療性化合物 |
| WO2024249573A1 (en) | 2023-05-31 | 2024-12-05 | Gilead Sciences, Inc. | Solid forms of compounds useful in the treatment of hiv |
| CN122295099A (zh) | 2023-07-28 | 2026-06-26 | 吉利德科学公司 | 用于治疗和预防hiv的来那卡帕韦的每周方案 |
| AU2023462614A1 (en) | 2023-08-23 | 2026-03-19 | Gilead Sciences, Inc. | Dosing regimen of hiv capsid inhibitor |
| AU2024360779A1 (en) * | 2023-10-11 | 2026-04-16 | Gilead Sciences, Inc. | Bridged tricyclic carbamoylpyridone compounds and uses thereof |
| IL327206A (en) * | 2023-10-11 | 2026-05-01 | Gilead Sciences Inc | Bridged tricyclic carbamoylpyridone compounds and their uses |
| KR20260093341A (ko) | 2023-10-11 | 2026-06-19 | 길리애드 사이언시즈, 인코포레이티드 | 가교 트리시클릭 카르바모일피리돈 화합물 및 이의 용도 |
| WO2025137245A1 (en) | 2023-12-22 | 2025-06-26 | Gilead Sciences, Inc. | Solid forms of hiv integrase inhibitors |
| TW202525289A (zh) | 2023-12-22 | 2025-07-01 | 美商基利科學股份有限公司 | 用於製備治療性化合物之方法及中間物 |
| WO2025260028A1 (en) | 2024-06-14 | 2025-12-18 | Gilead Sciences, Inc. | Pharmaceutical compositions comprising hiv integrase inhibitors |
| WO2026076265A1 (en) | 2024-10-03 | 2026-04-09 | Gilead Sciences, Inc. | Combination therapy comprising bridged tricyclic carbamoylpyridone compounds and p-glycoprotein inhibitors |
| CN122167429A (zh) * | 2024-12-06 | 2026-06-09 | 博远医药(苏州)有限公司 | 吡啶酮类衍生物及其药物组合物和作为抗病毒药物的应用 |
Family Cites Families (185)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3845770A (en) | 1972-06-05 | 1974-11-05 | Alza Corp | Osmatic dispensing device for releasing beneficial agent |
| US4326525A (en) | 1980-10-14 | 1982-04-27 | Alza Corporation | Osmotic device that improves delivery properties of agent in situ |
| US4537885A (en) | 1983-02-10 | 1985-08-27 | Ciba Geigy Corporation | Certain benzazocinone and benzazoninone derivatives |
| US5364620A (en) | 1983-12-22 | 1994-11-15 | Elan Corporation, Plc | Controlled absorption diltiazem formulation for once daily administration |
| US5023252A (en) | 1985-12-04 | 1991-06-11 | Conrex Pharmaceutical Corporation | Transdermal and trans-membrane delivery of drugs |
| US5001139A (en) | 1987-06-12 | 1991-03-19 | American Cyanamid Company | Enchancers for the transdermal flux of nivadipine |
| US4992445A (en) | 1987-06-12 | 1991-02-12 | American Cyanamid Co. | Transdermal delivery of pharmaceuticals |
| US4902514A (en) | 1988-07-21 | 1990-02-20 | Alza Corporation | Dosage form for administering nilvadipine for treating cardiovascular symptoms |
| HRP20030047B1 (hr) | 2000-07-21 | 2016-02-26 | Gilead Sciences, Inc. | Prolijekovi koji su fosfonatni analozi nukleotida i metode njihovog odabira te njihova priprava |
| SG182849A1 (en) | 2003-04-25 | 2012-08-30 | Gilead Sciences Inc | Antiviral phosphonate analogs |
| PT2258376T (pt) | 2004-07-27 | 2019-05-31 | Gilead Sciences Inc | Análogos fosfonatados de compostos inibidores do vih |
| WO2006088173A1 (ja) * | 2005-02-21 | 2006-08-24 | Shionogi & Co., Ltd. | Hivインテグラーゼ阻害活性を有する2環性カルバモイルピリドン誘導体 |
| WO2006103399A1 (en) * | 2005-03-31 | 2006-10-05 | Istituto Di Ricerche Di Biologia Molecolare P Angeletti Spa | Hiv integrase inhibitors |
| DK3187225T3 (da) | 2005-04-28 | 2022-02-28 | Viiv Healthcare Co | Polycyklisk carbamoylpyridonderivat med hiv-integrasehæmmende aktivitet |
| JP2006342115A (ja) | 2005-06-10 | 2006-12-21 | Shionogi & Co Ltd | Hivインテグラーゼ阻害活性を有する多環性化合物 |
| US20080214527A1 (en) | 2005-08-04 | 2008-09-04 | Takashi Kawasuji | Hiv Integrase Inhibitors |
| TWI382019B (zh) | 2005-08-19 | 2013-01-11 | Array Biopharma Inc | 作為類鐸受體(toll-like receptor)調節劑之胺基二氮雜呯 |
| TW201402124A (zh) | 2005-08-19 | 2014-01-16 | Array Biopharma Inc | 作為類鐸受體(toll-like receptor)調節劑之8-經取代苯并氮雜呯 |
| AU2006306355A1 (en) | 2005-10-27 | 2007-05-03 | Merck & Co., Inc. | HIV integrase inhibitors |
| TW200800988A (en) | 2005-10-27 | 2008-01-01 | Shionogi & Amp Co Ltd | Polycyclic carbamoylpyridone derivative having HIV integrase inhibitory activity |
| TW200811153A (en) | 2006-06-23 | 2008-03-01 | Japan Tobacco Inc | 6-(heterocyclyl-substituted benzyl)-4-oxoquinoline compound and use thereof as HIV integrase inhibitor |
| KR101477822B1 (ko) | 2006-07-07 | 2015-01-02 | 길리애드 사이언시즈, 인코포레이티드 | 치료제의 약동학 특성의 모듈레이터 |
| WO2008010964A1 (en) | 2006-07-17 | 2008-01-24 | Merck & Co., Inc. | 1-hydroxy naphthyridine compounds as anti-hiv agents |
| CA2665538A1 (en) | 2006-10-18 | 2008-04-24 | Merck & Co., Inc. | Hiv integrase inhibitors |
| EP2170888B1 (en) | 2007-06-29 | 2015-04-22 | Gilead Sciences, Inc. | Purine derivatives and their use as modulators of toll-like receptor 7 |
| US8354429B2 (en) | 2007-11-16 | 2013-01-15 | Gilead Sciences, Inc. | Inhibitors of human immunodeficiency virus replication |
| EP2231621B1 (en) | 2008-01-08 | 2016-11-02 | Merck Sharp & Dohme Corp. | Process for preparing n-substituted hydroxypyrimidinone carboxamides |
| US8129398B2 (en) * | 2008-03-19 | 2012-03-06 | Bristol-Myers Squibb Company | HIV integrase inhibitors |
| TWI443098B (zh) | 2008-03-24 | 2014-07-01 | Medivation Technologies Inc | 吡啶并〔3,4-b〕吲哚及使用方法 |
| PL2280973T3 (pl) | 2008-04-23 | 2013-05-31 | Gilead Sciences Inc | Analogi karba-nukleozydowe do leczenia przeciwwirusowego |
| WO2009154870A1 (en) | 2008-05-05 | 2009-12-23 | Merck & Co., Inc. | Hiv integrase inhibitors |
| EP2247601B1 (en) | 2008-07-02 | 2013-04-10 | Avexa Limited | Thiazopyrimidinones and uses thereof |
| WO2010011815A1 (en) | 2008-07-25 | 2010-01-28 | Smithkline Beecham Corporation | Chemical compounds |
| WO2010011812A1 (en) | 2008-07-25 | 2010-01-28 | Smithkline Beecham Corporation | Chemical compounds |
| EP2660239B1 (en) | 2008-07-25 | 2016-11-23 | VIIV Healthcare Company | Chemical compounds as synthetic intermediates |
| WO2010011818A1 (en) | 2008-07-25 | 2010-01-28 | Smithkline Beecham Corporation | Chemical compounds |
| ES2395705T3 (es) | 2008-07-25 | 2013-02-14 | Glaxosmithkline Llc | Compuestos químicos |
| WO2010011819A1 (en) | 2008-07-25 | 2010-01-28 | Smithkline Beecham Corporation | Chemical compounds |
| CA2732437C (en) | 2008-08-01 | 2017-11-21 | Ventirx Pharmaceuticals, Inc. | Toll-like receptor agonist formulations and their use |
| EP2349276B1 (en) | 2008-10-06 | 2019-11-27 | Merck Sharp & Dohme Corp. | Hiv integrase inhibitors |
| UY32306A (es) | 2008-12-09 | 2010-07-30 | Gilead Sciences Inc | Derivados de pteridinona y pirimidinodiazepinona y composiciones farmacéuticas que modulan en forma selectiva los receptores tipo toll, métodos y usos |
| SG171308A1 (en) | 2008-12-11 | 2011-07-28 | Shionogi & Co | Synthesis of carbamoylpyridone hiv integrase inhibitors and intermediates |
| JP2012516333A (ja) * | 2009-01-28 | 2012-07-19 | メルク・シャープ・エンド・ドーム・コーポレイション | Hivインテグラーゼ阻害剤としての架橋化合物 |
| US8673307B1 (en) | 2009-03-09 | 2014-03-18 | The Rockefeller University | HIV-1 anti-core neutralizing antibodies that target a conformational epitope within the ALPHA5-helix of GP120 |
| US8338441B2 (en) | 2009-05-15 | 2012-12-25 | Gilead Sciences, Inc. | Inhibitors of human immunodeficiency virus replication |
| JP5737691B2 (ja) | 2009-06-15 | 2015-06-17 | 塩野義製薬株式会社 | 置換された多環性カルバモイルピリドン誘導体 |
| WO2011011483A1 (en) | 2009-07-22 | 2011-01-27 | Glaxosmithkline Llc | Chemical compounds |
| CN105669552A (zh) | 2009-08-18 | 2016-06-15 | 文蒂雷克斯药品公司 | 作为toll样受体调节剂的取代的苯并氮杂* |
| CN105669553A (zh) | 2009-08-18 | 2016-06-15 | 文蒂雷克斯药品公司 | 作为toll样受体调节剂的取代的苯并氮杂* |
| EP2470014A4 (en) | 2009-08-26 | 2013-01-16 | Merck Sharp & Dohme | HIV integrase inhibitors |
| WO2011045330A1 (en) | 2009-10-13 | 2011-04-21 | Tibotec Pharmaceuticals | Macrocyclic integrase inhibitors |
| BR112012009329A2 (pt) | 2009-10-22 | 2016-06-07 | Gilead Sciences Inc | derivados de purina ou deazapurina úteis para o tratamento de infecções virais (inter alia) |
| EP3351249A1 (en) | 2010-01-27 | 2018-07-25 | VIIV Healthcare Company | Antiviral therapy |
| CN102858771A (zh) | 2010-02-26 | 2013-01-02 | 日本烟草产业株式会社 | 1,3,4,8-四氢-2H-吡啶并[1,2-a]吡嗪衍生物及其作为HIV整合酶抑制剂的用途 |
| WO2011121105A1 (en) | 2010-04-02 | 2011-10-06 | Tibotec Pharmaceuticals | Macrocyclic integrase inhibitors |
| WO2011129095A1 (ja) | 2010-04-12 | 2011-10-20 | 塩野義製薬株式会社 | インテグラーゼ阻害活性を有するピリドン誘導体 |
| WO2011139637A1 (en) | 2010-05-03 | 2011-11-10 | Philadelphia Health & Education Corporation | Small-molecule modulators of hiv-1 capsid stability and methods thereof |
| CN103140474A (zh) | 2010-07-02 | 2013-06-05 | 吉里德科学公司 | 治疗aids的萘-2-基乙酸衍生物 |
| EP2588455B1 (en) | 2010-07-02 | 2018-04-04 | Gilead Sciences, Inc. | 2-quinolinyl-acetic acid derivatives as hiv antiviral compounds |
| PT2595980E (pt) | 2010-07-22 | 2014-11-27 | Gilead Sciences Inc | Métodos e compostos para tratar infeções pelo vírus da família paramyxoviridae |
| SMT202100268T1 (it) | 2010-08-05 | 2021-07-12 | Shionogi & Co | Metodo per produrre composti aventi attività di inibizione di integrasi di hiv. |
| TWI577377B (zh) | 2010-09-16 | 2017-04-11 | Viiv醫療保健公司 | 醫藥組合物 |
| KR101866893B1 (ko) | 2010-10-01 | 2018-06-14 | 벤티알엑스 파마슈티칼스 인코포레이티드 | Tlr 아고니스트의 치료적 용도 및 병용 요법 |
| US20120082658A1 (en) | 2010-10-01 | 2012-04-05 | Ventirx Pharmaceuticals, Inc. | Methods for the Treatment of Allergic Diseases |
| AU2011320651A1 (en) | 2010-10-29 | 2013-05-02 | Merck Canada Inc. | HIV integrase inhibitors |
| US8835411B2 (en) * | 2010-12-10 | 2014-09-16 | Bristol-Myers Squibb Company | HIV integrase inhibitors |
| MX346387B (es) | 2011-01-12 | 2017-03-02 | Ventirx Pharmaceuticals Inc | Benzoazepinas sustituidas como moduladores de receptores tipo toll. |
| DK2663555T3 (en) | 2011-01-12 | 2017-03-27 | Ventirx Pharmaceuticals Inc | SUBSTITUTED BENZOAZEPINS AS MODULATORS OF TOLL-LIKE RECEPTORS |
| ES2691745T3 (es) | 2011-04-08 | 2018-11-28 | Janssen Sciences Ireland Uc | Derivados de pirimidina para el tratamiento de infecciones víricas |
| MX2013012266A (es) | 2011-04-21 | 2013-11-22 | Gilead Sciences Inc | Compuestos de benzotiazol y su uso farmaceutico. |
| WO2012154312A1 (en) | 2011-05-09 | 2012-11-15 | The United States Of America, As Represented By The Secretary, Department Of Health & Human Services | Neutralizing antibodies to hiv-1 and their use |
| CN112225798B (zh) | 2011-05-17 | 2023-07-18 | 洛克菲勒大学 | 人类免疫缺陷病毒中和抗体及其使用方法 |
| PL2709989T3 (pl) | 2011-05-18 | 2018-06-29 | Janssen Sciences Ireland Uc | Pochodne chinazoliny do leczenia infekcji wirusowych i dalszych chorób |
| CA2840095A1 (en) | 2011-07-06 | 2013-01-10 | Gilead Sciences, Inc. | Compounds for the treatment of hiv |
| CN102863512B (zh) | 2011-07-07 | 2016-04-20 | 上海泓博智源医药技术有限公司 | 抗病毒化合物 |
| US9493549B2 (en) | 2011-07-25 | 2016-11-15 | The Rockefeller University | Antibodies directed toward the HIV-1 GP120 CD4 binding site with increased potency and breadth |
| AP3639A (en) | 2011-08-16 | 2016-03-13 | Gilead Sciences Inc | Tenofovir alafenamide hemifumarate |
| ES2661705T3 (es) | 2011-10-07 | 2018-04-03 | Gilead Sciences, Inc. | Métodos para la preparación de análogos de nucleótidos antivirales |
| AU2012321762A1 (en) | 2011-10-12 | 2014-04-17 | Shionogi & Co., Ltd. | Polycyclic pyridone derivative having integrase-inhibiting activity |
| CN104271597B (zh) | 2011-12-08 | 2018-05-25 | 美国政府(由卫生和人类服务部的部长所代表) | Hiv-1的中和抗体及其用途 |
| JP6144698B2 (ja) | 2011-12-20 | 2017-06-07 | ベーリンガー インゲルハイム インターナショナル ゲゼルシャフト ミット ベシュレンクテル ハフツング | Hiv複製の阻害剤としての縮合三環式化合物 |
| EP2794565B1 (en) | 2011-12-21 | 2017-07-26 | Novira Therapeutics Inc. | Hepatitis b antiviral agents |
| EA039373B1 (ru) | 2012-02-08 | 2022-01-19 | Янссен Сайенсиз Айрлэнд Юси | Производные пиперидино-пиримидина для лечения вирусных инфекций |
| US20150044137A1 (en) | 2012-03-23 | 2015-02-12 | The United States of America, as represented by the Secretary, Dep. of Health Care Human Services | Neutralizing antibodies to hiv-1 and their use |
| ES2571479T3 (es) | 2012-04-20 | 2016-05-25 | Gilead Sciences Inc | Derivados del ácido benzotiazol-6-il acético y su uso para tratar una infección por VIH |
| JP2015527855A (ja) | 2012-06-25 | 2015-09-17 | サンパワー コーポレイション | 太陽電池アレイ |
| WO2014008636A1 (en) | 2012-07-11 | 2014-01-16 | Merck Sharp & Dohme Corp. | Macrocyclic compounds as hiv integrase inhibitors |
| US20150166520A1 (en) | 2012-07-20 | 2015-06-18 | Merck Sharp & Dohme Corp. | Amido-substituted pyrimidinone derivatives useful for the treatment of hiv infection |
| JP6302906B2 (ja) | 2012-08-10 | 2018-03-28 | ヤンセン・サイエンシズ・アイルランド・ユーシー | ウイルス感染および他の疾患を治療するためのアルキルピリミジン誘導体 |
| US8906929B2 (en) | 2012-08-16 | 2014-12-09 | Bristol-Myers Squibb Company | Inhibitors of human immunodeficiency virus replication |
| MX386924B (es) | 2012-10-10 | 2025-03-19 | Janssen Sciences Ireland Uc | Derivados pirrolo[3,2-d]pirimidínicos para el tratamiento de infecciones víricas y otras enfermedades. |
| PT2908912T (pt) | 2012-10-18 | 2020-09-04 | Univ Rockefeller | Anticorpos anti-hiv amplamente neutralizantes |
| DE102012220513B4 (de) | 2012-11-12 | 2023-02-16 | Bayerische Motoren Werke Aktiengesellschaft | Verfahren und Vorrichtung zur Herstellung eines Druckgussteils |
| US9663474B2 (en) | 2012-11-16 | 2017-05-30 | Janssen Sciences Ireland Uc | Heterocyclic substituted 2-amino quinazoline derivatives for the treatment of viral infections |
| CN104955847A (zh) | 2012-12-04 | 2015-09-30 | 马里兰州大学(巴尔的摩) | HIV-1 Env结合抗体、融合蛋白及其使用方法 |
| EP2931730B1 (en) | 2012-12-17 | 2019-08-07 | Merck Sharp & Dohme Corp. | 4-pyridinonetriazine derivatives as hiv integrase inhibitors |
| EA030003B1 (ru) | 2012-12-21 | 2018-06-29 | Джилид Сайэнс, Инк. | Полициклическое карбамоилпиридоновое соединение и его фармацевтическое применение для лечения вич-инфекции |
| HK1214817A1 (en) | 2012-12-27 | 2016-08-05 | Japan Tobacco Inc. | Substituted spiropyrido[1,2-a]pyrazine derivative and medicinal use thereof as hiv integrase inhibitor |
| KR102300861B1 (ko) | 2013-02-21 | 2021-09-10 | 얀센 사이언시즈 아일랜드 언리미티드 컴퍼니 | 바이러스 감염의 치료를 위한 2-아미노피리미딘 유도체 |
| TWI694071B (zh) | 2013-03-01 | 2020-05-21 | 美商基利科學股份有限公司 | 治療反轉錄病毒科(Retroviridae)病毒感染之治療性化合物 |
| US8993771B2 (en) | 2013-03-12 | 2015-03-31 | Novira Therapeutics, Inc. | Hepatitis B antiviral agents |
| US9493479B2 (en) | 2013-04-16 | 2016-11-15 | Merck Sharp & Dohme Corp. | Substituted pyrido[1,2-a]pyrazines as HIV integrase inhibitors |
| SI2997033T1 (en) | 2013-05-17 | 2018-04-30 | Merck Sharp & Dohme Corp. | FUZYCLE TRICYCLE HETEROCYCLIC COMPOUNDS AS HIV INTEGRATED INHIBITORS |
| US9951079B2 (en) * | 2013-06-13 | 2018-04-24 | Merck Sharp & Dohme Corp. | Fused tricyclic heterocyclic compounds as HIV integrase inhibitors |
| NO2865735T3 (es) | 2013-07-12 | 2018-07-21 | ||
| DK3019503T3 (da) | 2013-07-12 | 2017-11-20 | Gilead Sciences Inc | Polycykliske-carbamoylpyridon-forbindelser og anvendelse deraf til behandling af hiv-infektioner |
| WO2015039348A1 (en) | 2013-09-23 | 2015-03-26 | Merck Sharp & Dohme Corp. | Tetracyclic heterocycle compounds useful as hiv integrase inhibitors |
| CA2924829C (en) | 2013-09-27 | 2019-10-29 | Merck Sharp & Dohme Corp. | Substituted quinolizine derivatives useful as hiv integrase inhibitors |
| WO2015048462A1 (en) | 2013-09-27 | 2015-04-02 | Duke University | Human monoclonal antibodies |
| WO2015089847A1 (en) | 2013-12-20 | 2015-06-25 | Merck Sharp & Dohme Corp. | Spirocyclic heterocycle compounds useful as hiv integrase inhibitors |
| WO2015103549A1 (en) | 2014-01-03 | 2015-07-09 | The United States Of America, As Represented By The Secretary Department Of Health And Human Services | Neutralizing antibodies to hiv-1 env and their use |
| WO2015117008A2 (en) | 2014-01-31 | 2015-08-06 | The Rockefeller University | Broadly neutralizing anti-hiv antibodies and epitope therefor |
| NO2717902T3 (es) | 2014-06-20 | 2018-06-23 | ||
| US10676521B2 (en) | 2014-07-21 | 2020-06-09 | The Rockefeller University | Combination of broadly neutralizing HIV antibodies and viral inducers |
| WO2016027879A1 (ja) | 2014-08-22 | 2016-02-25 | 塩野義製薬株式会社 | インテグラーゼ阻害活性を有する多環性ピリドン誘導体 |
| WO2016033009A1 (en) | 2014-08-27 | 2016-03-03 | Bristol-Myers Squibb Company | Imidazo[1,2-a]pyridine derivatives for use as inhibitors of human immunodeficiency virus replication |
| WO2016094198A1 (en) * | 2014-12-09 | 2016-06-16 | Merck Sharp & Dohme Corp. | Spirocyclic heterocycle compounds useful as hiv integrase inhibitors |
| WO2016090545A1 (en) | 2014-12-09 | 2016-06-16 | Merck Sharp & Dohme Corp. | Spirocyclic heterocycle compounds useful as hiv integrate inhibitors |
| TWI695003B (zh) | 2014-12-23 | 2020-06-01 | 美商基利科學股份有限公司 | 多環胺甲醯基吡啶酮化合物及其醫藥用途 |
| SG11201705184PA (en) | 2014-12-24 | 2017-07-28 | Gilead Sciences Inc | Isoquinoline compounds for the treatment of hiv |
| CA2972014C (en) | 2014-12-24 | 2019-09-24 | Gilead Sciences, Inc. | Fused pyrimidine compounds for the treatment of hiv |
| TWI770552B (zh) | 2014-12-24 | 2022-07-11 | 美商基利科學股份有限公司 | 喹唑啉化合物 |
| WO2016149710A2 (en) | 2015-03-19 | 2016-09-22 | Duke University | Hiv-1 neutralizing antibodies and uses thereof |
| HRP20200583T1 (hr) | 2015-03-20 | 2020-07-10 | The United States Of America, As Represented By The Secretary, Department Of Health And Human Services | Protutijela koja neutraliziraju gp120 i njihova upotreba |
| US10081647B2 (en) | 2015-03-26 | 2018-09-25 | Merck Sharp & Dohme Corp. | Phosphate substituted quinolizine derivatives useful as HIV integrase inhibitors |
| CA2980362C (en) * | 2015-04-02 | 2020-02-25 | Gilead Sciences, Inc. | Polycyclic-carbamoylpyridone compounds and their pharmaceutical use |
| EP3292152A1 (en) | 2015-05-07 | 2018-03-14 | Agenus Inc. | Anti-ox40 antibodies and methods of use thereof |
| WO2016187788A1 (en) | 2015-05-25 | 2016-12-01 | Merck Sharp & Dohme Corp. | Fused tricyclic heterocyclic compounds useful for treating hiv infection |
| WO2016196975A1 (en) | 2015-06-03 | 2016-12-08 | The United States Of America, As Represented By The Secretary Department Of Health & Human Services | Neutralizing antibodies to hiv-1 env and their use |
| US20180263985A1 (en) | 2015-09-15 | 2018-09-20 | Gilead Sciences, Inc. | Modulators of toll-like receptors for the treatment of hiv |
| US10624912B2 (en) | 2015-11-17 | 2020-04-21 | Merck Sharp & Dohme Corp. | Spirocyclic Pyridotriazine Derivatives useful as HIV integrase inhibitors |
| US10548910B2 (en) | 2015-11-17 | 2020-02-04 | Merck Sharp & Dohme Corp. | Amido-substituted pyridotriazine derivatives useful as HIV integrase inhibitors |
| MA43389A (fr) | 2015-12-02 | 2021-05-12 | Agenus Inc | Anticorps anti-ox40 et leurs procédés d'utilisation |
| WO2017096221A1 (en) | 2015-12-02 | 2017-06-08 | The Rockefeller University | Bispecific anti-hiv broadly neutralizing antibodies |
| AU2016364895A1 (en) | 2015-12-02 | 2018-06-07 | Agenus Inc. | Anti-GITR antibodies and methods of use thereof |
| WO2017096179A1 (en) | 2015-12-02 | 2017-06-08 | Agenus Inc. | Antibodies and methods of use thereof |
| WO2017096276A1 (en) | 2015-12-02 | 2017-06-08 | Agenus Inc. | Anti-gitr antibodies and methods of use thereof |
| CA3006963A1 (en) | 2015-12-03 | 2017-06-08 | Ludwig Institute For Cancer Research Ltd. | Anti-ox40 antibodies and methods of use thereof |
| JP6732915B2 (ja) | 2015-12-15 | 2020-07-29 | ギリアード サイエンシーズ, インコーポレイテッド | ヒト免疫不全ウイルス中和抗体 |
| EP3389380B1 (en) | 2015-12-15 | 2021-07-21 | Merck Sharp & Dohme Corp. | Spirocyclic quinolizine derivatives useful as hiv integrase inhibitors |
| WO2017113288A1 (en) | 2015-12-31 | 2017-07-06 | Merck Sharp & Dohme Corp. | Fused tricyclic heterocyclic compounds as hiv integrase inhibitors |
| CN107022027B (zh) | 2016-02-02 | 2022-03-08 | 中国疾病预防控制中心性病艾滋病预防控制中心 | Hiv-1广谱中和抗体及其用途 |
| CN107033241B (zh) | 2016-02-03 | 2022-03-08 | 中国疾病预防控制中心性病艾滋病预防控制中心 | Hiv-1广谱中和抗体及其用途 |
| JP7160466B2 (ja) | 2016-06-23 | 2022-10-25 | ヴィーブ ヘルスケア カンパニー | 治療薬の送達のための組成物及び方法 |
| LT3347352T (lt) | 2016-08-19 | 2019-08-12 | Gilead Sciences, Inc. | Terapiniai junginiai, naudotini živ viruso infekcijos profilaktikai arba terapiniam gydymui |
| CA3041340A1 (en) | 2016-11-09 | 2018-05-17 | Agenus Inc. | Anti-ox40 antibodies, anti-gitr antibodies, and methods of use thereof |
| WO2018102634A1 (en) | 2016-12-02 | 2018-06-07 | Merck Sharp & Dohme Corp. | Tricyclic heterocycle compounds useful as hiv integrase inhibitors |
| JOP20190130A1 (ar) | 2016-12-02 | 2019-06-02 | Merck Sharp & Dohme | مركبات حلقية غير متجانسة رباعية الحلقات مفيدة كمثبطات إنزيم مدمج لفيروس نقص المناعة البشرية (hiv) |
| WO2018109786A1 (en) | 2016-12-16 | 2018-06-21 | Cipla Limited | Novel polymoprphs and salts of polycyclic carbamoyl pyridone derivatives |
| WO2018140368A1 (en) | 2017-01-26 | 2018-08-02 | Merck Sharp & Dohme Corp. | Substituted quinolizine derivatives useful as hiv integrase inhibitors |
| UY37592A (es) | 2017-02-06 | 2018-08-31 | Gilead Sciences Inc | Compuestos inhibidores del vih |
| JP7009517B2 (ja) | 2017-06-21 | 2022-01-25 | ギリアード サイエンシーズ, インコーポレイテッド | Hiv gp120およびcd3を標的とする多重特異性抗体 |
| RU2764243C2 (ru) | 2017-09-22 | 2022-01-14 | ДЖУБИЛАНТ ЭПИПЭД ЭлЭлСи | Гетероциклические соединения в качестве ингибиторов PAD |
| JOP20180092A1 (ar) | 2017-10-13 | 2019-04-13 | Gilead Sciences Inc | مثبطات hiv بروتياز |
| WO2019087016A1 (en) | 2017-10-30 | 2019-05-09 | Glaxosmithkline Intellectual Property Development Limited | Compounds useful in hiv therapy |
| CN111970949A (zh) | 2018-02-13 | 2020-11-20 | 冷蒸汽解决方案公司 | 用于对气流进行加湿和冷却的方法及组合物 |
| US11413292B2 (en) | 2018-02-15 | 2022-08-16 | Merck, Sharp & Dohme LLC | Tricyclic heterocycle compounds useful as HIV integrase inhibitors |
| WO2019209667A1 (en) | 2018-04-27 | 2019-10-31 | Merck Sharp & Dohme Corp. | Tricyclic heterocycle compounds useful as hiv integrase inhibitors |
| CN110526930B (zh) | 2018-05-23 | 2022-06-03 | 莫云芬 | 抗hiv病毒的含硫多环-羟基吡啶酮甲酰胺类似物及其应用 |
| EP3805221A4 (en) | 2018-05-31 | 2022-01-05 | Shionogi & Co., Ltd | POLYCYCLIC PYRIDONE DERIVATIVE |
| CR20230571A (es) | 2018-05-31 | 2024-01-22 | Shionogi & Co | DERIVADO POLICÍCLICO DE CARBAMOILPIRIDONA (divisional 2020-0644) |
| JP7394074B2 (ja) | 2018-05-31 | 2023-12-07 | エフ・ホフマン-ラ・ロシュ・アクチェンゲゼルシャフト | 治療用化合物 |
| US11884683B2 (en) | 2018-06-05 | 2024-01-30 | Merck Sharp & Dohme Llc | Tricyclic heterocycle compounds useful as HIV integrase inhibitors |
| WO2019244066A2 (en) | 2018-06-19 | 2019-12-26 | VIIV Healthcare UK (No.5) Limited | Pyridin-3-yl acetic acid derivatives as inhibitors of human immunodeficiency virus replication |
| WO2020003093A1 (en) | 2018-06-25 | 2020-01-02 | VIIV Healthcare UK (No.5) Limited | Pyridin-3-yl acetic acid derivatives as inhibitors of human immunodeficiency virus replication |
| EP3815689A4 (en) | 2018-06-27 | 2022-04-20 | National University Corporation Hokkaido University | ARENAVIRUS GROWTH INHIBITOR WITH POLYCYCLIC CARBAMOYLPYRIDONE DERIVATIVE |
| IL317993B2 (en) | 2018-07-03 | 2025-11-01 | Gilead Sciences Inc | Antibodies directed against HIV gp120 and methods of use |
| TWI829205B (zh) | 2018-07-30 | 2024-01-11 | 美商基利科學股份有限公司 | 抗hiv化合物 |
| TW202035424A (zh) | 2018-10-10 | 2020-10-01 | 美商健生生物製藥公司 | 大環流感內切核酸酶抑制劑 |
| EP4751717A3 (en) | 2018-10-22 | 2026-08-05 | Board of Regents of the University of Nebraska | Antiviral prodrugs and nanoformulations thereof |
| CN118873676A (zh) | 2018-11-29 | 2024-11-01 | 内布拉斯加大学董事会 | 抗病毒前药及其纳米制剂 |
| KR20240151256A (ko) | 2019-03-22 | 2024-10-17 | 길리애드 사이언시즈, 인코포레이티드 | 가교된 트리시클릭 카르바모일피리돈 화합물 및 그의 제약 용도 |
| WO2020221294A1 (zh) | 2019-04-30 | 2020-11-05 | 上海拓界生物医药科技有限公司 | 桥环-3,4-二氢-吡啶并[1,2-a]吡嗪-1,8-二酮化合物及其药物用途 |
| RU2717101C1 (ru) | 2019-06-03 | 2020-03-18 | Андрей Александрович Иващенко | Анелированные 9-гидрокси-1,8-диоксо-1,3,4,8-тетрагидро-2Н-пиридо[1,2-a]пиразин-7-карбоксамиды - ингибиторы интегразы ВИЧ, способы их получения и применения |
| BR112022000503A2 (pt) | 2019-07-11 | 2022-06-07 | Nanjing Zhegxiang Pharmaceuticals Co Ltd | Compostos úteis para tratar infecções por vírus influenza |
| TW202120510A (zh) | 2019-11-13 | 2021-06-01 | 大陸商上海拓界生物醫藥科技有限公司 | 新型四環雜環化合物及其藥物用途 |
| US12564595B2 (en) | 2019-11-28 | 2026-03-03 | Shionogi & Co., Ltd. | Prophylactic and therapeutic pharmaceutical agent for HIV infectious diseases characterized by comprising combination of integrase inhibitor and anti-HIV agent |
| WO2021107065A1 (ja) | 2019-11-28 | 2021-06-03 | 塩野義製薬株式会社 | 多環性ピリドピラジン誘導体 |
| EP4110783A1 (en) | 2020-02-24 | 2023-01-04 | Gilead Sciences, Inc. | Tetracyclic compounds for treating hiv infection |
| CN116390924B (zh) | 2020-09-30 | 2025-11-07 | 吉利德科学公司 | 桥连三环氨基甲酰基吡啶酮化合物及其用途 |
| TW202227445A (zh) * | 2020-10-30 | 2022-07-16 | 大陸商上海拓界生物醫藥科技有限公司 | 抑制基因缺陷的hiv病毒的用途 |
| CR20260070A (es) | 2021-01-19 | 2026-04-24 | Gilead Sciences Inc | COMPUESTOS DE PIRIDOTRIAZINA SUSTITUIDOS Y USOS DE ESTOS (Divisional 2023-0315) |
| US11958864B2 (en) | 2021-02-16 | 2024-04-16 | Merck Sharp & Dohme Llc | Tetracyclic heterocycle compounds useful as HIV integrase inhibitors |
| JP7467392B2 (ja) * | 2021-07-07 | 2024-04-15 | 西日本電信電話株式会社 | 情報提供装置、作業者端末及びコンピュータープログラム |
| TWI856796B (zh) | 2022-04-06 | 2024-09-21 | 美商基利科學股份有限公司 | 橋聯三環胺甲醯基吡啶酮化合物及其用途 |
-
2020
- 2020-03-20 KR KR1020247032774A patent/KR20240151256A/ko active Pending
- 2020-03-20 CN CN202411531935.2A patent/CN119462659A/zh active Pending
- 2020-03-20 HR HRP20221074TT patent/HRP20221074T1/hr unknown
- 2020-03-20 EP EP20719849.0A patent/EP3938047B1/en active Active
- 2020-03-20 CN CN202080034051.XA patent/CN113874079B/zh active Active
- 2020-03-20 UA UAA202105473A patent/UA127822C2/uk unknown
- 2020-03-20 TW TW109109428A patent/TWI745900B/zh active
- 2020-03-20 CR CR20210486A patent/CR20210486A/es unknown
- 2020-03-20 US US16/825,142 patent/US11084832B2/en active Active
- 2020-03-20 PE PE2021001560A patent/PE20212074A1/es unknown
- 2020-03-20 WO PCT/US2020/023819 patent/WO2020197991A1/en not_active Ceased
- 2020-03-20 PL PL20719849.0T patent/PL3938047T3/pl unknown
- 2020-03-20 MX MX2021011394A patent/MX2021011394A/es unknown
- 2020-03-20 TW TW110138225A patent/TWI873387B/zh active
- 2020-03-20 CR CR20240238A patent/CR20240238A/es unknown
- 2020-03-20 SG SG11202109650X patent/SG11202109650XA/en unknown
- 2020-03-20 DK DK20719849.0T patent/DK3938047T3/da active
- 2020-03-20 EP EP22179180.9A patent/EP4122537A1/en active Pending
- 2020-03-20 MY MYPI2021005510A patent/MY201239A/en unknown
- 2020-03-20 ES ES20719849T patent/ES2927041T3/es active Active
- 2020-03-20 HU HUE20719849A patent/HUE059677T2/hu unknown
- 2020-03-20 PT PT207198490T patent/PT3938047T/pt unknown
- 2020-03-20 JP JP2021556755A patent/JP7265647B2/ja active Active
- 2020-03-20 PH PH1/2021/500040A patent/PH12021500040A1/en unknown
- 2020-03-20 AU AU2020245350A patent/AU2020245350B2/en active Active
- 2020-03-20 KR KR1020217034340A patent/KR102714084B1/ko active Active
- 2020-03-20 LT LTEPPCT/US2020/023819T patent/LT3938047T/lt unknown
- 2020-03-20 SI SI202030092T patent/SI3938047T1/sl unknown
- 2020-03-20 IL IL326811A patent/IL326811A/en unknown
-
2021
- 2021-06-29 US US17/361,758 patent/US11548902B1/en active Active
- 2021-09-13 IL IL286328A patent/IL286328B2/en unknown
- 2021-09-20 ZA ZA2021/07015A patent/ZA202107015B/en unknown
- 2021-09-20 MX MX2024015459A patent/MX2024015459A/es unknown
- 2021-09-21 DO DO2021000195A patent/DOP2021000195A/es unknown
- 2021-09-21 CO CONC2021/0012319A patent/CO2021012319A2/es unknown
- 2021-09-21 CL CL2021002444A patent/CL2021002444A1/es unknown
-
2022
- 2022-09-14 CY CY20221100613T patent/CY1125556T1/el unknown
- 2022-10-28 US US18/050,650 patent/US12227520B2/en active Active
- 2022-10-31 DO DO2022000240A patent/DOP2022000240A/es unknown
- 2022-12-21 CL CL2022003688A patent/CL2022003688A1/es unknown
-
2023
- 2023-01-25 JP JP2023009425A patent/JP7710476B2/ja active Active
- 2023-07-14 AU AU2023204700A patent/AU2023204700B2/en active Active
-
2024
- 2024-11-05 JP JP2024193813A patent/JP2025013503A/ja active Pending
- 2024-12-20 US US18/989,023 patent/US20250115619A1/en active Pending
-
2025
- 2025-07-15 AU AU2025205458A patent/AU2025205458A1/en active Pending
-
2026
- 2026-04-08 JP JP2026063874A patent/JP2026104897A/ja active Pending
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7710476B2 (ja) | 有橋三環式カルバモイルピリドン化合物およびその薬学的使用 | |
| ES2968058T3 (es) | Compuestos de piridotriazina sustituidos y usos de los mismos | |
| ES2732482T3 (es) | Compuestos de carbamoilpiridona policíclica y su utilización farmacéutica | |
| CA3128961C (en) | Bridged tricyclic carbamoylpyridone compounds and their pharmaceutical use | |
| BR122024022984B1 (pt) | Compostos de carbamoilpiridona tricíclica em ponte, composição farmacêutica, e seu uso farmacêutico | |
| BR122023018482B1 (pt) | Compostos de carbamoilpiridona tricíclica em ponte, composições que os compreendem, e usos dos mesmos | |
| BR112021018827B1 (pt) | Compostos de carbamoilpiridona tricíclica em ponte, composições farmacêuticas que os compreendem, e usos dos mesmos | |
| HK40085013A (en) | Bridged tricyclic carbamoylpyridone compounds and their pharmaceutical use | |
| BR122024022984A2 (pt) | Compostos de carbamoilpiridona tricíclica em ponte, composição farmacêutica e kit compreendendo os mesmos, e seu uso farmacêutico | |
| EA048888B1 (ru) | Мостиковые трициклические карбамоилпиридоновые соединения и их фармацевтическое применение | |
| HK40067156B (en) | Bridged tricyclic carbamoylpyridone compounds and their pharmaceutical use | |
| HK40067156A (en) | Bridged tricyclic carbamoylpyridone compounds and their pharmaceutical use | |
| HK40061199A (en) | Bridged tricyclic carbamoylpyridone compounds and their pharmaceutical use | |
| HK40117869A (en) | Bridged tricyclic carbamoylpyridone compounds and their pharmaceutical use | |
| HK40061199B (en) | Bridged tricyclic carbamoylpyridone compounds and their pharmaceutical use |