ES2927307T3 - Derivado de dihidroindolizinona - Google Patents
Derivado de dihidroindolizinona Download PDFInfo
- Publication number
- ES2927307T3 ES2927307T3 ES20170445T ES20170445T ES2927307T3 ES 2927307 T3 ES2927307 T3 ES 2927307T3 ES 20170445 T ES20170445 T ES 20170445T ES 20170445 T ES20170445 T ES 20170445T ES 2927307 T3 ES2927307 T3 ES 2927307T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- disease
- fluoro
- mixture
- salt
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- LNZPAYBMUBPMHB-UHFFFAOYSA-N 3,5-dihydro-2h-indolizin-1-one Chemical class C1C=CC=C2C(=O)CCN21 LNZPAYBMUBPMHB-UHFFFAOYSA-N 0.000 title description 2
- 150000001875 compounds Chemical class 0.000 claims abstract description 256
- 150000003839 salts Chemical group 0.000 claims abstract description 31
- 239000012453 solvate Chemical group 0.000 claims abstract description 24
- 239000008280 blood Substances 0.000 claims abstract description 21
- 210000004369 blood Anatomy 0.000 claims abstract description 21
- 150000001204 N-oxides Chemical group 0.000 claims abstract description 19
- 239000003112 inhibitor Substances 0.000 claims abstract description 15
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 35
- 208000001435 Thromboembolism Diseases 0.000 claims description 32
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims description 30
- 238000011282 treatment Methods 0.000 claims description 30
- 208000007536 Thrombosis Diseases 0.000 claims description 25
- 206010047249 Venous thrombosis Diseases 0.000 claims description 21
- 208000035475 disorder Diseases 0.000 claims description 20
- 230000002265 prevention Effects 0.000 claims description 19
- 230000009424 thromboembolic effect Effects 0.000 claims description 18
- 206010051055 Deep vein thrombosis Diseases 0.000 claims description 15
- 206010014522 Embolism venous Diseases 0.000 claims description 15
- 208000010378 Pulmonary Embolism Diseases 0.000 claims description 15
- 208000004043 venous thromboembolism Diseases 0.000 claims description 15
- 208000004476 Acute Coronary Syndrome Diseases 0.000 claims description 12
- 208000005189 Embolism Diseases 0.000 claims description 12
- 230000015572 biosynthetic process Effects 0.000 claims description 12
- 206010003658 Atrial Fibrillation Diseases 0.000 claims description 11
- 208000030831 Peripheral arterial occlusive disease Diseases 0.000 claims description 11
- 208000010125 myocardial infarction Diseases 0.000 claims description 11
- 208000032382 Ischaemic stroke Diseases 0.000 claims description 9
- 230000002526 effect on cardiovascular system Effects 0.000 claims description 9
- 208000006011 Stroke Diseases 0.000 claims description 8
- 230000002490 cerebral effect Effects 0.000 claims description 8
- 208000029078 coronary artery disease Diseases 0.000 claims description 8
- 208000018645 hepatic veno-occlusive disease Diseases 0.000 claims description 8
- 210000004351 coronary vessel Anatomy 0.000 claims description 7
- 201000001320 Atherosclerosis Diseases 0.000 claims description 6
- 208000005764 Peripheral Arterial Disease Diseases 0.000 claims description 6
- 206010040047 Sepsis Diseases 0.000 claims description 6
- 206010001052 Acute respiratory distress syndrome Diseases 0.000 claims description 5
- 206010002388 Angina unstable Diseases 0.000 claims description 5
- 206010008088 Cerebral artery embolism Diseases 0.000 claims description 5
- 208000013616 Respiratory Distress Syndrome Diseases 0.000 claims description 5
- 208000007814 Unstable Angina Diseases 0.000 claims description 5
- 201000000028 adult respiratory distress syndrome Diseases 0.000 claims description 5
- 201000004332 intermediate coronary syndrome Diseases 0.000 claims description 5
- 230000000302 ischemic effect Effects 0.000 claims description 5
- 208000003343 Antiphospholipid Syndrome Diseases 0.000 claims description 4
- 206010008092 Cerebral artery thrombosis Diseases 0.000 claims description 4
- 206010011091 Coronary artery thrombosis Diseases 0.000 claims description 4
- 206010014513 Embolism arterial Diseases 0.000 claims description 4
- 201000009454 Portal vein thrombosis Diseases 0.000 claims description 4
- 206010063544 Renal embolism Diseases 0.000 claims description 4
- 208000034841 Thrombotic Microangiopathies Diseases 0.000 claims description 4
- 208000032109 Transient ischaemic attack Diseases 0.000 claims description 4
- 208000012634 Venoocclusive liver disease Diseases 0.000 claims description 4
- 208000002528 coronary thrombosis Diseases 0.000 claims description 4
- 208000009190 disseminated intravascular coagulation Diseases 0.000 claims description 4
- 230000002440 hepatic effect Effects 0.000 claims description 4
- 201000010849 intracranial embolism Diseases 0.000 claims description 4
- 230000003836 peripheral circulation Effects 0.000 claims description 4
- 201000005060 thrombophlebitis Diseases 0.000 claims description 4
- 201000010875 transient cerebral ischemia Diseases 0.000 claims description 4
- SDJHGJJGLTWWAL-QFIPXVFZSA-N 1-[2-[(3S)-3-[4-(4-aminophenyl)-5-fluoro-1H-imidazol-2-yl]-5-oxo-2,3-dihydro-1H-indolizin-7-yl]-4-chlorophenyl]triazole-4-carbonitrile Chemical compound NC1=CC=C(C=C1)C1=C(N=C(N1)[C@@H]1CCC2=CC(=CC(N12)=O)C1=C(C=CC(=C1)Cl)N1N=NC(=C1)C#N)F SDJHGJJGLTWWAL-QFIPXVFZSA-N 0.000 claims description 3
- 208000006193 Pulmonary infarction Diseases 0.000 claims description 3
- 206010069351 acute lung injury Diseases 0.000 claims description 3
- 230000000747 cardiac effect Effects 0.000 claims description 3
- 230000007575 pulmonary infarction Effects 0.000 claims description 3
- 239000008194 pharmaceutical composition Substances 0.000 claims description 2
- 230000002401 inhibitory effect Effects 0.000 abstract description 36
- 239000003814 drug Substances 0.000 abstract description 12
- 230000003389 potentiating effect Effects 0.000 abstract description 12
- 239000000651 prodrug Chemical group 0.000 abstract description 7
- 229940002612 prodrug Drugs 0.000 abstract description 7
- 238000010521 absorption reaction Methods 0.000 abstract description 2
- 230000014508 negative regulation of coagulation Effects 0.000 abstract 2
- 230000000069 prophylactic effect Effects 0.000 abstract 1
- 229940124597 therapeutic agent Drugs 0.000 abstract 1
- 208000019553 vascular disease Diseases 0.000 abstract 1
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 210
- 239000000203 mixture Substances 0.000 description 96
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 87
- 239000000243 solution Substances 0.000 description 72
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 54
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 51
- 238000002360 preparation method Methods 0.000 description 48
- 239000007788 liquid Substances 0.000 description 39
- 239000003795 chemical substances by application Substances 0.000 description 38
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 35
- 230000000704 physical effect Effects 0.000 description 34
- 238000000034 method Methods 0.000 description 32
- 230000005764 inhibitory process Effects 0.000 description 25
- 230000000052 comparative effect Effects 0.000 description 23
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 21
- 230000000694 effects Effects 0.000 description 21
- 239000012074 organic phase Substances 0.000 description 21
- 239000012071 phase Substances 0.000 description 21
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 19
- 102000004190 Enzymes Human genes 0.000 description 17
- 108090000790 Enzymes Proteins 0.000 description 17
- -1 alkali metal salt Chemical class 0.000 description 17
- 229940088598 enzyme Drugs 0.000 description 17
- 238000000524 positive electrospray ionisation mass spectrometry Methods 0.000 description 17
- KXDHJXZQYSOELW-UHFFFAOYSA-M Carbamate Chemical compound NC([O-])=O KXDHJXZQYSOELW-UHFFFAOYSA-M 0.000 description 15
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N DMSO Substances CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 15
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 15
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 14
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 14
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 13
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 12
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 12
- 230000010100 anticoagulation Effects 0.000 description 12
- 238000004440 column chromatography Methods 0.000 description 12
- 239000002904 solvent Substances 0.000 description 12
- 208000026106 cerebrovascular disease Diseases 0.000 description 11
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 10
- 239000003146 anticoagulant agent Substances 0.000 description 10
- 239000003114 blood coagulation factor Substances 0.000 description 10
- 229940019700 blood coagulation factors Drugs 0.000 description 10
- 238000001816 cooling Methods 0.000 description 10
- 201000010099 disease Diseases 0.000 description 10
- 238000002347 injection Methods 0.000 description 10
- 239000007924 injection Substances 0.000 description 10
- 239000011541 reaction mixture Substances 0.000 description 10
- 229920006395 saturated elastomer Polymers 0.000 description 10
- 102000015081 Blood Coagulation Factors Human genes 0.000 description 9
- 108010039209 Blood Coagulation Factors Proteins 0.000 description 9
- 108090000113 Plasma Kallikrein Proteins 0.000 description 9
- 102000003827 Plasma Kallikrein Human genes 0.000 description 9
- 230000008859 change Effects 0.000 description 9
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 9
- 238000005259 measurement Methods 0.000 description 9
- 230000003287 optical effect Effects 0.000 description 9
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 8
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 8
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 8
- QTBSBXVTEAMEQO-UHFFFAOYSA-N acetic acid Substances CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 8
- 239000004480 active ingredient Substances 0.000 description 8
- 239000012153 distilled water Substances 0.000 description 8
- 239000011780 sodium chloride Substances 0.000 description 8
- 239000000725 suspension Substances 0.000 description 8
- 238000012360 testing method Methods 0.000 description 8
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 7
- LYCAIKOWRPUZTN-UHFFFAOYSA-N Ethylene glycol Chemical compound OCCO LYCAIKOWRPUZTN-UHFFFAOYSA-N 0.000 description 7
- 238000005481 NMR spectroscopy Methods 0.000 description 7
- 108090000190 Thrombin Proteins 0.000 description 7
- 229940127218 antiplatelet drug Drugs 0.000 description 7
- 239000007853 buffer solution Substances 0.000 description 7
- 235000019253 formic acid Nutrition 0.000 description 7
- 230000002829 reductive effect Effects 0.000 description 7
- 238000010898 silica gel chromatography Methods 0.000 description 7
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical class O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 7
- 239000007787 solid Substances 0.000 description 7
- 239000000758 substrate Substances 0.000 description 7
- 229960004072 thrombin Drugs 0.000 description 7
- 239000003981 vehicle Substances 0.000 description 7
- 206010008190 Cerebrovascular accident Diseases 0.000 description 6
- 108010074864 Factor XI Proteins 0.000 description 6
- HTTJABKRGRZYRN-UHFFFAOYSA-N Heparin Chemical compound OC1C(NC(=O)C)C(O)OC(COS(O)(=O)=O)C1OC1C(OS(O)(=O)=O)C(O)C(OC2C(C(OS(O)(=O)=O)C(OC3C(C(O)C(O)C(O3)C(O)=O)OS(O)(=O)=O)C(CO)O2)NS(O)(=O)=O)C(C(O)=O)O1 HTTJABKRGRZYRN-UHFFFAOYSA-N 0.000 description 6
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 6
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical class [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 6
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 6
- 239000002253 acid Substances 0.000 description 6
- 239000008346 aqueous phase Substances 0.000 description 6
- 230000023555 blood coagulation Effects 0.000 description 6
- 229940079593 drug Drugs 0.000 description 6
- 239000001257 hydrogen Substances 0.000 description 6
- 229910052739 hydrogen Inorganic materials 0.000 description 6
- 238000012423 maintenance Methods 0.000 description 6
- 238000002552 multiple reaction monitoring Methods 0.000 description 6
- GEHJYWRUCIMESM-UHFFFAOYSA-L sodium sulfite Chemical compound [Na+].[Na+].[O-]S([O-])=O GEHJYWRUCIMESM-UHFFFAOYSA-L 0.000 description 6
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 6
- PGOHTUIFYSHAQG-LJSDBVFPSA-N (2S)-6-amino-2-[[(2S)-5-amino-2-[[(2S)-2-[[(2S)-2-[[(2S)-2-[[(2S)-4-amino-2-[[(2S)-2-[[(2S)-2-[[(2S)-2-[[(2S)-2-[[(2S)-5-amino-2-[[(2S)-5-amino-2-[[(2S)-2-[[(2S)-2-[[(2S)-2-[[(2S,3R)-2-[[(2S)-5-amino-2-[[(2S)-2-[[(2S)-2-[[(2S,3R)-2-[[(2S)-2-[[(2S)-2-[[(2S)-2-[[(2S)-2-[[(2S)-5-amino-2-[[(2S)-1-[(2S,3R)-2-[[(2S)-2-[[(2S)-2-[[(2R)-2-[[(2S)-2-[[(2S)-2-[[2-[[(2S)-2-[[(2S)-2-[[(2S)-2-[[(2S)-1-[(2S)-2-[[(2S)-2-[[(2S)-2-[[(2S)-2-amino-4-methylsulfanylbutanoyl]amino]-3-(1H-indol-3-yl)propanoyl]amino]-5-carbamimidamidopentanoyl]amino]propanoyl]pyrrolidine-2-carbonyl]amino]-3-methylbutanoyl]amino]-4-methylpentanoyl]amino]-4-methylpentanoyl]amino]acetyl]amino]-3-hydroxypropanoyl]amino]-4-methylpentanoyl]amino]-3-sulfanylpropanoyl]amino]-4-methylsulfanylbutanoyl]amino]-5-carbamimidamidopentanoyl]amino]-3-hydroxybutanoyl]pyrrolidine-2-carbonyl]amino]-5-oxopentanoyl]amino]-3-hydroxypropanoyl]amino]-3-hydroxypropanoyl]amino]-3-(1H-imidazol-5-yl)propanoyl]amino]-4-methylpentanoyl]amino]-3-hydroxybutanoyl]amino]-3-(1H-indol-3-yl)propanoyl]amino]-5-carbamimidamidopentanoyl]amino]-5-oxopentanoyl]amino]-3-hydroxybutanoyl]amino]-3-hydroxypropanoyl]amino]-3-carboxypropanoyl]amino]-3-hydroxypropanoyl]amino]-5-oxopentanoyl]amino]-5-oxopentanoyl]amino]-3-phenylpropanoyl]amino]-5-carbamimidamidopentanoyl]amino]-3-methylbutanoyl]amino]-4-methylpentanoyl]amino]-4-oxobutanoyl]amino]-5-carbamimidamidopentanoyl]amino]-3-(1H-indol-3-yl)propanoyl]amino]-4-carboxybutanoyl]amino]-5-oxopentanoyl]amino]hexanoic acid Chemical compound CSCC[C@H](N)C(=O)N[C@@H](Cc1c[nH]c2ccccc12)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](C)C(=O)N1CCC[C@H]1C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(C)C)C(=O)NCC(=O)N[C@@H](CO)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CS)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H]([C@@H](C)O)C(=O)N1CCC[C@H]1C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CO)C(=O)N[C@@H](CO)C(=O)N[C@@H](Cc1cnc[nH]1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](Cc1c[nH]c2ccccc12)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CO)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CO)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](Cc1ccccc1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](Cc1c[nH]c2ccccc12)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCCCN)C(O)=O PGOHTUIFYSHAQG-LJSDBVFPSA-N 0.000 description 5
- 208000032843 Hemorrhage Diseases 0.000 description 5
- 241000700159 Rattus Species 0.000 description 5
- 239000005557 antagonist Substances 0.000 description 5
- 208000034158 bleeding Diseases 0.000 description 5
- 230000000740 bleeding effect Effects 0.000 description 5
- 206010008118 cerebral infarction Diseases 0.000 description 5
- 239000012295 chemical reaction liquid Substances 0.000 description 5
- 239000003889 eye drop Substances 0.000 description 5
- 239000003527 fibrinolytic agent Substances 0.000 description 5
- 125000004943 pyrimidin-6-yl group Chemical group N1=CN=CC=C1* 0.000 description 5
- 238000001356 surgical procedure Methods 0.000 description 5
- 208000011580 syndromic disease Diseases 0.000 description 5
- 230000009885 systemic effect Effects 0.000 description 5
- 239000008399 tap water Substances 0.000 description 5
- 235000020679 tap water Nutrition 0.000 description 5
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 5
- 230000002861 ventricular Effects 0.000 description 5
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 4
- 229940122858 Elastase inhibitor Drugs 0.000 description 4
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 4
- 208000001344 Macular Edema Diseases 0.000 description 4
- 206010030113 Oedema Diseases 0.000 description 4
- 239000008118 PEG 6000 Substances 0.000 description 4
- 229920002584 Polyethylene Glycol 6000 Polymers 0.000 description 4
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 4
- 230000001154 acute effect Effects 0.000 description 4
- 235000019270 ammonium chloride Nutrition 0.000 description 4
- 229940127090 anticoagulant agent Drugs 0.000 description 4
- 210000004204 blood vessel Anatomy 0.000 description 4
- 210000004027 cell Anatomy 0.000 description 4
- 238000006243 chemical reaction Methods 0.000 description 4
- 208000020832 chronic kidney disease Diseases 0.000 description 4
- 238000000354 decomposition reaction Methods 0.000 description 4
- 239000003602 elastase inhibitor Substances 0.000 description 4
- 230000023597 hemostasis Effects 0.000 description 4
- 208000014674 injury Diseases 0.000 description 4
- 238000001294 liquid chromatography-tandem mass spectrometry Methods 0.000 description 4
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 4
- NFHFRUOZVGFOOS-UHFFFAOYSA-N palladium;triphenylphosphane Chemical compound [Pd].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 NFHFRUOZVGFOOS-UHFFFAOYSA-N 0.000 description 4
- 230000036470 plasma concentration Effects 0.000 description 4
- 230000000306 recurrent effect Effects 0.000 description 4
- 229910000029 sodium carbonate Inorganic materials 0.000 description 4
- PRAKJMSDJKAYCZ-UHFFFAOYSA-N squalane Chemical compound CC(C)CCCC(C)CCCC(C)CCCCC(C)CCCC(C)CCCC(C)C PRAKJMSDJKAYCZ-UHFFFAOYSA-N 0.000 description 4
- 230000007863 steatosis Effects 0.000 description 4
- 231100000240 steatosis hepatitis Toxicity 0.000 description 4
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 3
- QHSMEGADRFZVNE-UHFFFAOYSA-N 1-hydroxymidazolam Chemical compound C12=CC(Cl)=CC=C2N2C(CO)=NC=C2CN=C1C1=CC=CC=C1F QHSMEGADRFZVNE-UHFFFAOYSA-N 0.000 description 3
- 238000005160 1H NMR spectroscopy Methods 0.000 description 3
- 125000003821 2-(trimethylsilyl)ethoxymethyl group Chemical group [H]C([H])([H])[Si](C([H])([H])[H])(C([H])([H])[H])C([H])([H])C(OC([H])([H])[*])([H])[H] 0.000 description 3
- QKNYBSVHEMOAJP-UHFFFAOYSA-N 2-amino-2-(hydroxymethyl)propane-1,3-diol;hydron;chloride Chemical compound Cl.OCC(N)(CO)CO QKNYBSVHEMOAJP-UHFFFAOYSA-N 0.000 description 3
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 3
- 206010002383 Angina Pectoris Diseases 0.000 description 3
- BSYNRYMUTXBXSQ-UHFFFAOYSA-N Aspirin Chemical compound CC(=O)OC1=CC=CC=C1C(O)=O BSYNRYMUTXBXSQ-UHFFFAOYSA-N 0.000 description 3
- 125000001313 C5-C10 heteroaryl group Chemical group 0.000 description 3
- 108010071241 Factor XIIa Proteins 0.000 description 3
- 206010019860 Hereditary angioedema Diseases 0.000 description 3
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 3
- 206010028980 Neoplasm Diseases 0.000 description 3
- 108010094028 Prothrombin Proteins 0.000 description 3
- 102100027378 Prothrombin Human genes 0.000 description 3
- 229940122055 Serine protease inhibitor Drugs 0.000 description 3
- 101710102218 Serine protease inhibitor Proteins 0.000 description 3
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 3
- 108010000499 Thromboplastin Proteins 0.000 description 3
- 102000002262 Thromboplastin Human genes 0.000 description 3
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 3
- 208000027418 Wounds and injury Diseases 0.000 description 3
- 229960000583 acetic acid Drugs 0.000 description 3
- 229960001138 acetylsalicylic acid Drugs 0.000 description 3
- 238000004458 analytical method Methods 0.000 description 3
- 230000002785 anti-thrombosis Effects 0.000 description 3
- 239000003416 antiarrhythmic agent Substances 0.000 description 3
- 239000007864 aqueous solution Substances 0.000 description 3
- 238000011882 arthroplasty Methods 0.000 description 3
- 125000003118 aryl group Chemical group 0.000 description 3
- 238000003556 assay Methods 0.000 description 3
- 201000011510 cancer Diseases 0.000 description 3
- 229910052799 carbon Inorganic materials 0.000 description 3
- 230000007211 cardiovascular event Effects 0.000 description 3
- 150000001768 cations Chemical class 0.000 description 3
- 239000003153 chemical reaction reagent Substances 0.000 description 3
- 230000035602 clotting Effects 0.000 description 3
- 239000013078 crystal Substances 0.000 description 3
- 230000006378 damage Effects 0.000 description 3
- 238000001514 detection method Methods 0.000 description 3
- 206010012601 diabetes mellitus Diseases 0.000 description 3
- MTHSVFCYNBDYFN-UHFFFAOYSA-N diethylene glycol Chemical compound OCCOCCO MTHSVFCYNBDYFN-UHFFFAOYSA-N 0.000 description 3
- 239000000706 filtrate Substances 0.000 description 3
- 238000001914 filtration Methods 0.000 description 3
- 230000001939 inductive effect Effects 0.000 description 3
- 238000010253 intravenous injection Methods 0.000 description 3
- 239000010410 layer Substances 0.000 description 3
- 210000005229 liver cell Anatomy 0.000 description 3
- 230000014759 maintenance of location Effects 0.000 description 3
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 3
- 229960003793 midazolam Drugs 0.000 description 3
- DDLIGBOFAVUZHB-UHFFFAOYSA-N midazolam Chemical compound C12=CC(Cl)=CC=C2N2C(C)=NC=C2CN=C1C1=CC=CC=C1F DDLIGBOFAVUZHB-UHFFFAOYSA-N 0.000 description 3
- 229910052757 nitrogen Inorganic materials 0.000 description 3
- GLDOVTGHNKAZLK-UHFFFAOYSA-N octadecan-1-ol Chemical compound CCCCCCCCCCCCCCCCCCO GLDOVTGHNKAZLK-UHFFFAOYSA-N 0.000 description 3
- 239000002504 physiological saline solution Substances 0.000 description 3
- 239000002244 precipitate Substances 0.000 description 3
- 239000003755 preservative agent Substances 0.000 description 3
- 230000002335 preservative effect Effects 0.000 description 3
- 230000008569 process Effects 0.000 description 3
- 229940039716 prothrombin Drugs 0.000 description 3
- 238000000926 separation method Methods 0.000 description 3
- 239000003001 serine protease inhibitor Substances 0.000 description 3
- 239000000741 silica gel Substances 0.000 description 3
- 229910002027 silica gel Inorganic materials 0.000 description 3
- 235000010265 sodium sulphite Nutrition 0.000 description 3
- 239000003381 stabilizer Substances 0.000 description 3
- 230000000638 stimulation Effects 0.000 description 3
- 208000024891 symptom Diseases 0.000 description 3
- 239000003826 tablet Substances 0.000 description 3
- 229960003766 thrombin (human) Drugs 0.000 description 3
- 229960000103 thrombolytic agent Drugs 0.000 description 3
- 231100000419 toxicity Toxicity 0.000 description 3
- 230000001988 toxicity Effects 0.000 description 3
- IKNJDOISNRBNAB-SFHVURJKSA-N (3s)-3-[2-(6-aminopyridin-3-yl)-4-fluoro-1h-imidazol-5-yl]-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1h-indolizin-5-one Chemical compound C1=NC(N)=CC=C1C1=NC(F)=C([C@H]2N3C(=O)C=C(C=C3CC2)C=2C(=CC=C(Cl)C=2)N2N=NN=C2)N1 IKNJDOISNRBNAB-SFHVURJKSA-N 0.000 description 2
- KGNGLRHQKWRECK-HNNXBMFYSA-N (6S)-6-[2-(6-amino-2-fluoropyridin-3-yl)-4-fluoro-1H-imidazol-5-yl]-2-[5-chloro-2-(tetrazol-1-yl)phenyl]-7,8-dihydro-6H-pyrrolo[1,2-a]pyrimidin-4-one Chemical compound NC1=CC=C(C(=N1)F)C=1NC(=C(N=1)F)[C@@H]1CCC=2N1C(C=C(N=2)C1=C(C=CC(=C1)Cl)N1N=NN=C1)=O KGNGLRHQKWRECK-HNNXBMFYSA-N 0.000 description 2
- CVICEEPAFUYBJG-UHFFFAOYSA-N 5-chloro-2,2-difluoro-1,3-benzodioxole Chemical group C1=C(Cl)C=C2OC(F)(F)OC2=C1 CVICEEPAFUYBJG-UHFFFAOYSA-N 0.000 description 2
- BCOJWGIXSPPNSA-UHFFFAOYSA-N 6-fluoro-5-iodopyridin-2-amine Chemical compound NC1=CC=C(I)C(F)=N1 BCOJWGIXSPPNSA-UHFFFAOYSA-N 0.000 description 2
- 102100022712 Alpha-1-antitrypsin Human genes 0.000 description 2
- USFZMSVCRYTOJT-UHFFFAOYSA-N Ammonium acetate Chemical compound N.CC(O)=O USFZMSVCRYTOJT-UHFFFAOYSA-N 0.000 description 2
- 239000005695 Ammonium acetate Substances 0.000 description 2
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 2
- 239000005552 B01AC04 - Clopidogrel Substances 0.000 description 2
- 239000005465 B01AC22 - Prasugrel Substances 0.000 description 2
- 206010048962 Brain oedema Diseases 0.000 description 2
- 125000000172 C5-C10 aryl group Chemical group 0.000 description 2
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 2
- 229940127291 Calcium channel antagonist Drugs 0.000 description 2
- 206010008132 Cerebral thrombosis Diseases 0.000 description 2
- 108091006146 Channels Proteins 0.000 description 2
- 206010053567 Coagulopathies Diseases 0.000 description 2
- 206010058202 Cystoid macular oedema Diseases 0.000 description 2
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 2
- 206010012688 Diabetic retinal oedema Diseases 0.000 description 2
- ROSDSFDQCJNGOL-UHFFFAOYSA-N Dimethylamine Chemical compound CNC ROSDSFDQCJNGOL-UHFFFAOYSA-N 0.000 description 2
- 108010076282 Factor IX Proteins 0.000 description 2
- 108010048049 Factor IXa Proteins 0.000 description 2
- 108010054265 Factor VIIa Proteins 0.000 description 2
- 108010074860 Factor Xa Proteins 0.000 description 2
- 108010073385 Fibrin Proteins 0.000 description 2
- 102000009123 Fibrin Human genes 0.000 description 2
- BWGVNKXGVNDBDI-UHFFFAOYSA-N Fibrin monomer Chemical compound CNC(=O)CNC(=O)CN BWGVNKXGVNDBDI-UHFFFAOYSA-N 0.000 description 2
- WHUUTDBJXJRKMK-UHFFFAOYSA-N Glutamic acid Natural products OC(=O)C(N)CCC(O)=O WHUUTDBJXJRKMK-UHFFFAOYSA-N 0.000 description 2
- 206010020100 Hip fracture Diseases 0.000 description 2
- 241000282412 Homo Species 0.000 description 2
- WTDHULULXKLSOZ-UHFFFAOYSA-N Hydroxylamine hydrochloride Chemical compound Cl.ON WTDHULULXKLSOZ-UHFFFAOYSA-N 0.000 description 2
- 229920002153 Hydroxypropyl cellulose Polymers 0.000 description 2
- 201000001429 Intracranial Thrombosis Diseases 0.000 description 2
- 102000001399 Kallikrein Human genes 0.000 description 2
- 108060005987 Kallikrein Proteins 0.000 description 2
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 2
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 2
- 206010025415 Macular oedema Diseases 0.000 description 2
- 229930195725 Mannitol Natural products 0.000 description 2
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 2
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 2
- PCLIMKBDDGJMGD-UHFFFAOYSA-N N-bromosuccinimide Chemical compound BrN1C(=O)CCC1=O PCLIMKBDDGJMGD-UHFFFAOYSA-N 0.000 description 2
- LQZMLBORDGWNPD-UHFFFAOYSA-N N-iodosuccinimide Chemical compound IN1C(=O)CCC1=O LQZMLBORDGWNPD-UHFFFAOYSA-N 0.000 description 2
- 208000031481 Pathologic Constriction Diseases 0.000 description 2
- 239000004264 Petrolatum Substances 0.000 description 2
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 2
- 102000023159 Platelet Glycoprotein GPIb-IX Complex Human genes 0.000 description 2
- 108010045766 Platelet Glycoprotein GPIb-IX Complex Proteins 0.000 description 2
- 239000002202 Polyethylene glycol Substances 0.000 description 2
- 102000002020 Protease-activated receptors Human genes 0.000 description 2
- 108050009310 Protease-activated receptors Proteins 0.000 description 2
- 206010038563 Reocclusion Diseases 0.000 description 2
- 206010063837 Reperfusion injury Diseases 0.000 description 2
- 208000017442 Retinal disease Diseases 0.000 description 2
- 206010038923 Retinopathy Diseases 0.000 description 2
- 229940124639 Selective inhibitor Drugs 0.000 description 2
- 108090000373 Tissue Plasminogen Activator Proteins 0.000 description 2
- 102000003978 Tissue Plasminogen Activator Human genes 0.000 description 2
- 208000012346 Venoocclusive disease Diseases 0.000 description 2
- 239000012190 activator Substances 0.000 description 2
- 206010000891 acute myocardial infarction Diseases 0.000 description 2
- WNLRTRBMVRJNCN-UHFFFAOYSA-N adipic acid Chemical compound OC(=O)CCCCC(O)=O WNLRTRBMVRJNCN-UHFFFAOYSA-N 0.000 description 2
- 206010064930 age-related macular degeneration Diseases 0.000 description 2
- 229910052783 alkali metal Inorganic materials 0.000 description 2
- 229940043376 ammonium acetate Drugs 0.000 description 2
- 235000019257 ammonium acetate Nutrition 0.000 description 2
- 150000003863 ammonium salts Chemical class 0.000 description 2
- 239000002333 angiotensin II receptor antagonist Substances 0.000 description 2
- 239000000400 angiotensin II type 1 receptor blocker Substances 0.000 description 2
- 229940121363 anti-inflammatory agent Drugs 0.000 description 2
- 239000002260 anti-inflammatory agent Substances 0.000 description 2
- 229940127219 anticoagulant drug Drugs 0.000 description 2
- 239000002220 antihypertensive agent Substances 0.000 description 2
- 229940030600 antihypertensive agent Drugs 0.000 description 2
- 239000004599 antimicrobial Substances 0.000 description 2
- 239000003963 antioxidant agent Substances 0.000 description 2
- 230000003078 antioxidant effect Effects 0.000 description 2
- 229960004676 antithrombotic agent Drugs 0.000 description 2
- 235000003704 aspartic acid Nutrition 0.000 description 2
- 125000004429 atom Chemical group 0.000 description 2
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 2
- WGQKYBSKWIADBV-UHFFFAOYSA-N benzylamine Chemical compound NCC1=CC=CC=C1 WGQKYBSKWIADBV-UHFFFAOYSA-N 0.000 description 2
- 229960002890 beraprost Drugs 0.000 description 2
- CTPOHARTNNSRSR-APJZLKAGSA-N beraprost Chemical compound O([C@H]1C[C@@H](O)[C@@H]([C@@H]21)/C=C/[C@@H](O)C(C)CC#CC)C1=C2C=CC=C1CCCC(O)=O CTPOHARTNNSRSR-APJZLKAGSA-N 0.000 description 2
- OQFSQFPPLPISGP-UHFFFAOYSA-N beta-carboxyaspartic acid Natural products OC(=O)C(N)C(C(O)=O)C(O)=O OQFSQFPPLPISGP-UHFFFAOYSA-N 0.000 description 2
- 230000037396 body weight Effects 0.000 description 2
- 208000006752 brain edema Diseases 0.000 description 2
- 239000000872 buffer Substances 0.000 description 2
- 229910052791 calcium Inorganic materials 0.000 description 2
- 239000011575 calcium Substances 0.000 description 2
- 239000000480 calcium channel blocker Substances 0.000 description 2
- PAEBIVWUMLRPSK-IDTAVKCVSA-N cangrelor Chemical compound C1=NC=2C(NCCSC)=NC(SCCC(F)(F)F)=NC=2N1[C@@H]1O[C@H](COP(O)(=O)OP(O)(=O)C(Cl)(Cl)P(O)(O)=O)[C@@H](O)[C@H]1O PAEBIVWUMLRPSK-IDTAVKCVSA-N 0.000 description 2
- 229960001080 cangrelor Drugs 0.000 description 2
- 210000005242 cardiac chamber Anatomy 0.000 description 2
- 230000001269 cardiogenic effect Effects 0.000 description 2
- 238000002512 chemotherapy Methods 0.000 description 2
- 238000013375 chromatographic separation Methods 0.000 description 2
- 229960004588 cilostazol Drugs 0.000 description 2
- RRGUKTPIGVIEKM-UHFFFAOYSA-N cilostazol Chemical compound C=1C=C2NC(=O)CCC2=CC=1OCCCCC1=NN=NN1C1CCCCC1 RRGUKTPIGVIEKM-UHFFFAOYSA-N 0.000 description 2
- 229960003009 clopidogrel Drugs 0.000 description 2
- GKTWGGQPFAXNFI-HNNXBMFYSA-N clopidogrel Chemical compound C1([C@H](N2CC=3C=CSC=3CC2)C(=O)OC)=CC=CC=C1Cl GKTWGGQPFAXNFI-HNNXBMFYSA-N 0.000 description 2
- 230000002860 competitive effect Effects 0.000 description 2
- 201000010206 cystoid macular edema Diseases 0.000 description 2
- 239000003405 delayed action preparation Substances 0.000 description 2
- 201000011190 diabetic macular edema Diseases 0.000 description 2
- 235000014113 dietary fatty acids Nutrition 0.000 description 2
- 229940125436 dual inhibitor Drugs 0.000 description 2
- 229950002154 elinogrel Drugs 0.000 description 2
- LGSDFTPAICUONK-UHFFFAOYSA-N elinogrel Chemical compound O=C1C=2C=C(F)C(NC)=CC=2NC(=O)N1C(C=C1)=CC=C1NC(=O)NS(=O)(=O)C1=CC=C(Cl)S1 LGSDFTPAICUONK-UHFFFAOYSA-N 0.000 description 2
- 239000003995 emulsifying agent Substances 0.000 description 2
- 230000001804 emulsifying effect Effects 0.000 description 2
- 239000000839 emulsion Substances 0.000 description 2
- 201000007219 factor XI deficiency Diseases 0.000 description 2
- 229940012414 factor viia Drugs 0.000 description 2
- 239000000194 fatty acid Substances 0.000 description 2
- 229930195729 fatty acid Natural products 0.000 description 2
- 229950003499 fibrin Drugs 0.000 description 2
- 229950000501 gabexate Drugs 0.000 description 2
- 239000000499 gel Substances 0.000 description 2
- 239000012362 glacial acetic acid Substances 0.000 description 2
- 235000013922 glutamic acid Nutrition 0.000 description 2
- 239000004220 glutamic acid Substances 0.000 description 2
- 210000003709 heart valve Anatomy 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- 230000002008 hemorrhagic effect Effects 0.000 description 2
- 229920000669 heparin Polymers 0.000 description 2
- 125000001072 heteroaryl group Chemical group 0.000 description 2
- 125000004446 heteroarylalkyl group Chemical group 0.000 description 2
- 125000000623 heterocyclic group Chemical group 0.000 description 2
- IPCSVZSSVZVIGE-UHFFFAOYSA-N hexadecanoic acid Chemical compound CCCCCCCCCCCCCCCC(O)=O IPCSVZSSVZVIGE-UHFFFAOYSA-N 0.000 description 2
- JYGXADMDTFJGBT-VWUMJDOOSA-N hydrocortisone Chemical compound O=C1CC[C@]2(C)[C@H]3[C@@H](O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 JYGXADMDTFJGBT-VWUMJDOOSA-N 0.000 description 2
- 239000001863 hydroxypropyl cellulose Substances 0.000 description 2
- 235000010977 hydroxypropyl cellulose Nutrition 0.000 description 2
- HIFJCPQKFCZDDL-ACWOEMLNSA-N iloprost Chemical compound C1\C(=C/CCCC(O)=O)C[C@@H]2[C@@H](/C=C/[C@@H](O)C(C)CC#CC)[C@H](O)C[C@@H]21 HIFJCPQKFCZDDL-ACWOEMLNSA-N 0.000 description 2
- 229960002240 iloprost Drugs 0.000 description 2
- 239000007943 implant Substances 0.000 description 2
- 238000000338 in vitro Methods 0.000 description 2
- CGIGDMFJXJATDK-UHFFFAOYSA-N indomethacin Chemical compound CC1=C(CC(O)=O)C2=CC(OC)=CC=C2N1C(=O)C1=CC=C(Cl)C=C1 CGIGDMFJXJATDK-UHFFFAOYSA-N 0.000 description 2
- 239000004615 ingredient Substances 0.000 description 2
- 208000020658 intracerebral hemorrhage Diseases 0.000 description 2
- 208000028867 ischemia Diseases 0.000 description 2
- 208000012947 ischemia reperfusion injury Diseases 0.000 description 2
- 238000013150 knee replacement Methods 0.000 description 2
- OJZYRQPMEIEQFC-UAWLTFRCSA-N limaprost Chemical compound CCCC[C@H](C)C[C@H](O)\C=C\[C@H]1[C@H](O)CC(=O)[C@@H]1CCCC\C=C\C(O)=O OJZYRQPMEIEQFC-UAWLTFRCSA-N 0.000 description 2
- 229950009365 limaprost Drugs 0.000 description 2
- 210000001853 liver microsome Anatomy 0.000 description 2
- 208000002780 macular degeneration Diseases 0.000 description 2
- 201000010230 macular retinal edema Diseases 0.000 description 2
- 235000019359 magnesium stearate Nutrition 0.000 description 2
- 239000000594 mannitol Substances 0.000 description 2
- 235000010355 mannitol Nutrition 0.000 description 2
- 230000007246 mechanism Effects 0.000 description 2
- 238000002844 melting Methods 0.000 description 2
- 230000008018 melting Effects 0.000 description 2
- 239000008108 microcrystalline cellulose Substances 0.000 description 2
- 229940016286 microcrystalline cellulose Drugs 0.000 description 2
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 2
- JXTPJDDICSTXJX-UHFFFAOYSA-N n-Triacontane Natural products CCCCCCCCCCCCCCCCCCCCCCCCCCCCCC JXTPJDDICSTXJX-UHFFFAOYSA-N 0.000 description 2
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 2
- 239000003921 oil Substances 0.000 description 2
- 235000019198 oils Nutrition 0.000 description 2
- 239000002674 ointment Substances 0.000 description 2
- ZQPPMHVWECSIRJ-KTKRTIGZSA-N oleic acid Chemical compound CCCCCCCC\C=C/CCCCCCCC(O)=O ZQPPMHVWECSIRJ-KTKRTIGZSA-N 0.000 description 2
- 239000002997 ophthalmic solution Substances 0.000 description 2
- 229940054534 ophthalmic solution Drugs 0.000 description 2
- 229940100654 ophthalmic suspension Drugs 0.000 description 2
- 230000036961 partial effect Effects 0.000 description 2
- 239000002245 particle Substances 0.000 description 2
- 208000030613 peripheral artery disease Diseases 0.000 description 2
- 229940066842 petrolatum Drugs 0.000 description 2
- 235000019271 petrolatum Nutrition 0.000 description 2
- 239000002571 phosphodiesterase inhibitor Substances 0.000 description 2
- 230000037081 physical activity Effects 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 230000002980 postoperative effect Effects 0.000 description 2
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 2
- NROKBHXJSPEDAR-UHFFFAOYSA-M potassium fluoride Chemical compound [F-].[K+] NROKBHXJSPEDAR-UHFFFAOYSA-M 0.000 description 2
- 229960004197 prasugrel Drugs 0.000 description 2
- DTGLZDAWLRGWQN-UHFFFAOYSA-N prasugrel Chemical compound C1CC=2SC(OC(=O)C)=CC=2CN1C(C=1C(=CC=CC=1)F)C(=O)C1CC1 DTGLZDAWLRGWQN-UHFFFAOYSA-N 0.000 description 2
- 108090000623 proteins and genes Proteins 0.000 description 2
- 238000000746 purification Methods 0.000 description 2
- 239000008213 purified water Substances 0.000 description 2
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 2
- 239000002464 receptor antagonist Substances 0.000 description 2
- 229940044551 receptor antagonist Drugs 0.000 description 2
- 230000009467 reduction Effects 0.000 description 2
- 230000002336 repolarization Effects 0.000 description 2
- 238000011160 research Methods 0.000 description 2
- FFYNAVGJSYHHFO-UHFFFAOYSA-N sarpogrelate Chemical compound COC1=CC=CC(CCC=2C(=CC=CC=2)OCC(CN(C)C)OC(=O)CCC(O)=O)=C1 FFYNAVGJSYHHFO-UHFFFAOYSA-N 0.000 description 2
- 229950005789 sarpogrelate Drugs 0.000 description 2
- 239000012363 selectfluor Substances 0.000 description 2
- BTGNGJJLZOIYID-UHFFFAOYSA-N sivelestat Chemical compound C1=CC(OC(=O)C(C)(C)C)=CC=C1S(=O)(=O)NC1=CC=CC=C1C(=O)NCC(O)=O BTGNGJJLZOIYID-UHFFFAOYSA-N 0.000 description 2
- 229950009343 sivelestat Drugs 0.000 description 2
- 235000017557 sodium bicarbonate Nutrition 0.000 description 2
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 2
- 235000011121 sodium hydroxide Nutrition 0.000 description 2
- ZNJHFNUEQDVFCJ-UHFFFAOYSA-M sodium;2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid;hydroxide Chemical compound [OH-].[Na+].OCCN1CCN(CCS(O)(=O)=O)CC1 ZNJHFNUEQDVFCJ-UHFFFAOYSA-M 0.000 description 2
- 208000020431 spinal cord injury Diseases 0.000 description 2
- 229940032094 squalane Drugs 0.000 description 2
- 230000036262 stenosis Effects 0.000 description 2
- 208000037804 stenosis Diseases 0.000 description 2
- 150000003431 steroids Chemical class 0.000 description 2
- 239000000126 substance Substances 0.000 description 2
- 125000001424 substituent group Chemical group 0.000 description 2
- 239000000375 suspending agent Substances 0.000 description 2
- RWRDLPDLKQPQOW-UHFFFAOYSA-N tetrahydropyrrole Substances C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 2
- 125000004523 tetrazol-1-yl group Chemical group N1(N=NN=C1)* 0.000 description 2
- 238000002560 therapeutic procedure Methods 0.000 description 2
- OEKWJQXRCDYSHL-FNOIDJSQSA-N ticagrelor Chemical compound C1([C@@H]2C[C@H]2NC=2N=C(N=C3N([C@H]4[C@@H]([C@H](O)[C@@H](OCCO)C4)O)N=NC3=2)SCCC)=CC=C(F)C(F)=C1 OEKWJQXRCDYSHL-FNOIDJSQSA-N 0.000 description 2
- 229960002528 ticagrelor Drugs 0.000 description 2
- 229960000187 tissue plasminogen activator Drugs 0.000 description 2
- QAEDZJGFFMLHHQ-UHFFFAOYSA-N trifluoroacetic anhydride Chemical compound FC(F)(F)C(=O)OC(=O)C(F)(F)F QAEDZJGFFMLHHQ-UHFFFAOYSA-N 0.000 description 2
- ONDSBJMLAHVLMI-UHFFFAOYSA-N trimethylsilyldiazomethane Chemical compound C[Si](C)(C)[CH-][N+]#N ONDSBJMLAHVLMI-UHFFFAOYSA-N 0.000 description 2
- 235000015112 vegetable and seed oil Nutrition 0.000 description 2
- 239000008158 vegetable oil Substances 0.000 description 2
- 239000001993 wax Substances 0.000 description 2
- DSEKYWAQQVUQTP-XEWMWGOFSA-N (2r,4r,4as,6as,6as,6br,8ar,12ar,14as,14bs)-2-hydroxy-4,4a,6a,6b,8a,11,11,14a-octamethyl-2,4,5,6,6a,7,8,9,10,12,12a,13,14,14b-tetradecahydro-1h-picen-3-one Chemical compound C([C@H]1[C@]2(C)CC[C@@]34C)C(C)(C)CC[C@]1(C)CC[C@]2(C)[C@H]4CC[C@@]1(C)[C@H]3C[C@@H](O)C(=O)[C@@H]1C DSEKYWAQQVUQTP-XEWMWGOFSA-N 0.000 description 1
- YVACZLFZCFGMPP-QGZVFWFLSA-N (3R)-3-[2-(6-amino-2-fluoropyridin-3-yl)-4-fluoro-1H-imidazol-5-yl]-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1H-indolizin-5-one Chemical compound NC1=CC=C(C(=N1)F)C=1NC(=C(N=1)F)[C@H]1CCC2=CC(=CC(N12)=O)C1=C(C=CC(=C1)Cl)N1N=NN=C1 YVACZLFZCFGMPP-QGZVFWFLSA-N 0.000 description 1
- LQCDWQMAAQWIAA-HNNXBMFYSA-N (3S)-3-(2-chloroacetyl)-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1H-indolizin-5-one Chemical compound ClCC(=O)[C@@H]1CCC2=CC(=CC(N12)=O)C1=C(C=CC(=C1)Cl)N1N=NN=C1 LQCDWQMAAQWIAA-HNNXBMFYSA-N 0.000 description 1
- REYVMUYPPYMXLF-IBGZPJMESA-N (3S)-3-[2-(6-amino-2-fluoropyridin-3-yl)-1H-imidazol-5-yl]-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1H-indolizin-5-one Chemical compound Nc1ccc(-c2ncc([nH]2)[C@@H]2CCc3cc(cc(=O)n23)-c2cc(Cl)ccc2-n2cnnn2)c(F)n1 REYVMUYPPYMXLF-IBGZPJMESA-N 0.000 description 1
- YVACZLFZCFGMPP-KRWDZBQOSA-N (3S)-3-[2-(6-amino-2-fluoropyridin-3-yl)-4-fluoro-1H-imidazol-5-yl]-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1H-indolizin-5-one Chemical compound NC1=CC=C(C(=N1)F)C=1NC(=C(N=1)F)[C@@H]1CCC2=CC(=CC(N12)=O)C1=C(C=CC(=C1)Cl)N1N=NN=C1 YVACZLFZCFGMPP-KRWDZBQOSA-N 0.000 description 1
- ADPNIDPOFNTAJU-KRWDZBQOSA-N (3S)-3-[4-(6-amino-2-fluoropyridin-3-yl)-5-fluoro-1H-imidazol-2-yl]-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1H-indolizin-5-one Chemical compound NC1=CC=C(C(=N1)F)C1=C(N=C(N1)[C@@H]1CCC2=CC(=CC(N12)=O)C1=C(C=CC(=C1)Cl)N1N=NN=C1)F ADPNIDPOFNTAJU-KRWDZBQOSA-N 0.000 description 1
- HFPCFOKNLVUJLQ-KRWDZBQOSA-N (3s)-3-[2-(6-amino-2-fluoropyridin-3-yl)-4-chloro-1h-imidazol-5-yl]-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1h-indolizin-5-one Chemical compound FC1=NC(N)=CC=C1C1=NC(Cl)=C([C@H]2N3C(=O)C=C(C=C3CC2)C=2C(=CC=C(Cl)C=2)N2N=NN=C2)N1 HFPCFOKNLVUJLQ-KRWDZBQOSA-N 0.000 description 1
- ZUOXKFLCKCJFIM-KRWDZBQOSA-N (3s)-3-[4-(6-amino-2-fluoropyridin-3-yl)-5-chloro-1h-imidazol-2-yl]-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1h-indolizin-5-one Chemical compound FC1=NC(N)=CC=C1C1=C(Cl)NC([C@H]2N3C(=O)C=C(C=C3CC2)C=2C(=CC=C(Cl)C=2)N2N=NN=C2)=N1 ZUOXKFLCKCJFIM-KRWDZBQOSA-N 0.000 description 1
- GAAMYHWRTMVMAJ-IBGZPJMESA-N (3s)-3-[5-(6-amino-2-fluoropyridin-3-yl)-1h-imidazol-2-yl]-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-2,3-dihydro-1h-indolizin-5-one Chemical compound FC1=NC(N)=CC=C1C1=CN=C([C@H]2N3C(=O)C=C(C=C3CC2)C=2C(=CC=C(Cl)C=2)N2N=NN=C2)N1 GAAMYHWRTMVMAJ-IBGZPJMESA-N 0.000 description 1
- LOTAERKLXZCZHZ-AWEZNQCLSA-N (3s)-7-[5-chloro-2-(tetrazol-1-yl)phenyl]-5-oxo-2,3-dihydro-1h-indolizine-3-carboxylic acid Chemical compound C([C@H](N1C(=O)C=2)C(=O)O)CC1=CC=2C1=CC(Cl)=CC=C1N1C=NN=N1 LOTAERKLXZCZHZ-AWEZNQCLSA-N 0.000 description 1
- HSXDXDHQSCPTMI-LBPRGKRZSA-N (6S)-2-[5-chloro-2-(tetrazol-1-yl)phenyl]-4-oxo-7,8-dihydro-6H-pyrrolo[1,2-a]pyrimidine-6-carboxylic acid Chemical compound OC(=O)[C@@H]1CCc2nc(cc(=O)n12)-c1cc(Cl)ccc1-n1cnnn1 HSXDXDHQSCPTMI-LBPRGKRZSA-N 0.000 description 1
- LUAMARIVOWMLIJ-ZDUSSCGKSA-N (6S)-6-(2-chloroacetyl)-2-[5-chloro-2-(tetrazol-1-yl)phenyl]-7,8-dihydro-6H-pyrrolo[1,2-a]pyrimidin-4-one Chemical compound ClCC(=O)[C@@H]1CCC=2N1C(C=C(N=2)C1=C(C=CC(=C1)Cl)N1N=NN=C1)=O LUAMARIVOWMLIJ-ZDUSSCGKSA-N 0.000 description 1
- WRIDQFICGBMAFQ-UHFFFAOYSA-N (E)-8-Octadecenoic acid Natural products CCCCCCCCCC=CCCCCCCC(O)=O WRIDQFICGBMAFQ-UHFFFAOYSA-N 0.000 description 1
- KEQGZUUPPQEDPF-UHFFFAOYSA-N 1,3-dichloro-5,5-dimethylimidazolidine-2,4-dione Chemical compound CC1(C)N(Cl)C(=O)N(Cl)C1=O KEQGZUUPPQEDPF-UHFFFAOYSA-N 0.000 description 1
- ZQGDSZPGKPJABN-UHFFFAOYSA-N 1-(chloromethyl)-4-fluoro-1,4-diazoniabicyclo[2.2.2]octane Chemical compound C1C[N+]2(CCl)CC[N+]1(F)CC2 ZQGDSZPGKPJABN-UHFFFAOYSA-N 0.000 description 1
- GEHAEMCVKDPMKO-HXUWFJFHSA-N 1-[1-[(2s)-3-(6-chloronaphthalen-2-yl)sulfonyl-2-hydroxypropanoyl]piperidin-4-yl]-1,3-diazinan-2-one Chemical compound O=C([C@@H](CS(=O)(=O)C=1C=C2C=CC(Cl)=CC2=CC=1)O)N(CC1)CCC1N1CCCNC1=O GEHAEMCVKDPMKO-HXUWFJFHSA-N 0.000 description 1
- GQIRIWDEZSKOCN-UHFFFAOYSA-N 1-chloro-n,n,2-trimethylprop-1-en-1-amine Chemical compound CN(C)C(Cl)=C(C)C GQIRIWDEZSKOCN-UHFFFAOYSA-N 0.000 description 1
- FUFLCEKSBBHCMO-UHFFFAOYSA-N 11-dehydrocorticosterone Natural products O=C1CCC2(C)C3C(=O)CC(C)(C(CC4)C(=O)CO)C4C3CCC2=C1 FUFLCEKSBBHCMO-UHFFFAOYSA-N 0.000 description 1
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 1
- LBLYYCQCTBFVLH-UHFFFAOYSA-M 2-methylbenzenesulfonate Chemical compound CC1=CC=CC=C1S([O-])(=O)=O LBLYYCQCTBFVLH-UHFFFAOYSA-M 0.000 description 1
- LQJBNNIYVWPHFW-UHFFFAOYSA-N 20:1omega9c fatty acid Natural products CCCCCCCCCCC=CCCCCCCCC(O)=O LQJBNNIYVWPHFW-UHFFFAOYSA-N 0.000 description 1
- WGTASENVNYJZBK-UHFFFAOYSA-N 3,4,5-trimethoxyamphetamine Chemical compound COC1=CC(CC(C)N)=CC(OC)=C1OC WGTASENVNYJZBK-UHFFFAOYSA-N 0.000 description 1
- YKGYIDJEEQRWQH-UHFFFAOYSA-N 4-[6-(diaminomethylideneamino)-1-oxohexoxy]benzoic acid ethyl ester Chemical compound CCOC(=O)C1=CC=C(OC(=O)CCCCCN=C(N)N)C=C1 YKGYIDJEEQRWQH-UHFFFAOYSA-N 0.000 description 1
- YGPYJEFIYYPEEE-OTKIHZFJSA-N 4-n-(4-chlorophenyl)sulfonyl-1-n-[(2s)-3-methyl-1-oxo-1-[(2s)-2-[(1,1,1-trifluoro-4-methyl-2-oxopentan-3-yl)carbamoyl]pyrrolidin-1-yl]butan-2-yl]benzene-1,4-dicarboxamide Chemical compound N([C@@H](C(C)C)C(=O)N1[C@@H](CCC1)C(=O)NC(C(C)C)C(=O)C(F)(F)F)C(=O)C(C=C1)=CC=C1C(=O)NS(=O)(=O)C1=CC=C(Cl)C=C1 YGPYJEFIYYPEEE-OTKIHZFJSA-N 0.000 description 1
- KDVBYUUGYXUXNL-UHFFFAOYSA-N 6-aminopyridine-3-carbonitrile Chemical compound NC1=CC=C(C#N)C=N1 KDVBYUUGYXUXNL-UHFFFAOYSA-N 0.000 description 1
- UZALKVXCOUSWSL-UHFFFAOYSA-N 6-fluoropyridin-2-amine Chemical compound NC1=CC=CC(F)=N1 UZALKVXCOUSWSL-UHFFFAOYSA-N 0.000 description 1
- QNQZWEGMKJBHEM-UHFFFAOYSA-N 6-methyl-5-(2-methylpyrazol-3-yl)-n-[(5-methylsulfonylpyridin-2-yl)methyl]-2-oxo-1-[3-(trifluoromethyl)phenyl]pyridine-3-carboxamide Chemical compound O=C1N(C=2C=C(C=CC=2)C(F)(F)F)C(C)=C(C=2N(N=CC=2)C)C=C1C(=O)NCC1=CC=C(S(C)(=O)=O)C=N1 QNQZWEGMKJBHEM-UHFFFAOYSA-N 0.000 description 1
- QSBYPNXLFMSGKH-UHFFFAOYSA-N 9-Heptadecensaeure Natural products CCCCCCCC=CCCCCCCCC(O)=O QSBYPNXLFMSGKH-UHFFFAOYSA-N 0.000 description 1
- 239000005541 ACE inhibitor Substances 0.000 description 1
- 229940121819 ATPase inhibitor Drugs 0.000 description 1
- 208000004998 Abdominal Pain Diseases 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- 208000024827 Alzheimer disease Diseases 0.000 description 1
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 1
- 208000028185 Angioedema Diseases 0.000 description 1
- 108010058207 Anistreplase Proteins 0.000 description 1
- 102000004411 Antithrombin III Human genes 0.000 description 1
- 108090000935 Antithrombin III Proteins 0.000 description 1
- QNZCBYKSOIHPEH-UHFFFAOYSA-N Apixaban Chemical compound C1=CC(OC)=CC=C1N1C(C(=O)N(CC2)C=3C=CC(=CC=3)N3C(CCCC3)=O)=C2C(C(N)=O)=N1 QNZCBYKSOIHPEH-UHFFFAOYSA-N 0.000 description 1
- 102100033367 Appetite-regulating hormone Human genes 0.000 description 1
- 101710111255 Appetite-regulating hormone Proteins 0.000 description 1
- DAQIJMOLTMGJLO-YUMQZZPRSA-N Arg-Val Chemical compound CC(C)[C@@H](C(O)=O)NC(=O)[C@@H](N)CCCNC(N)=N DAQIJMOLTMGJLO-YUMQZZPRSA-N 0.000 description 1
- 239000004475 Arginine Substances 0.000 description 1
- 200000000007 Arterial disease Diseases 0.000 description 1
- 206010003178 Arterial thrombosis Diseases 0.000 description 1
- 208000022211 Arteriovenous Malformations Diseases 0.000 description 1
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 1
- 239000005528 B01AC05 - Ticlopidine Substances 0.000 description 1
- WCSDOGRETSCZLJ-UHFFFAOYSA-N BrCC(=O)C=1C=CC(=NC=1F)NC(OC(C)(C)C)=O Chemical compound BrCC(=O)C=1C=CC(=NC=1F)NC(OC(C)(C)C)=O WCSDOGRETSCZLJ-UHFFFAOYSA-N 0.000 description 1
- 201000006474 Brain Ischemia Diseases 0.000 description 1
- NTKMYVXOQNWXDU-UHFFFAOYSA-N C(#N)C=1C=CC(=NC=1F)NC(OC(C)(C)C)=O Chemical compound C(#N)C=1C=CC(=NC=1F)NC(OC(C)(C)C)=O NTKMYVXOQNWXDU-UHFFFAOYSA-N 0.000 description 1
- NRLWGDIWGSVRNH-UHFFFAOYSA-N C(C)(=O)O.C(N)(=N)C=1C=CC(=NC1F)NC(OC(C)(C)C)=O Chemical compound C(C)(=O)O.C(N)(=N)C=1C=CC(=NC1F)NC(OC(C)(C)C)=O NRLWGDIWGSVRNH-UHFFFAOYSA-N 0.000 description 1
- SKAVTAIGUZCLIQ-UHFFFAOYSA-N C(C)OC(=C)C=1C=CC(=NC=1F)NC(OC(C)(C)C)=O Chemical compound C(C)OC(=C)C=1C=CC(=NC=1F)NC(OC(C)(C)C)=O SKAVTAIGUZCLIQ-UHFFFAOYSA-N 0.000 description 1
- UXVMQQNJUSDDNG-UHFFFAOYSA-L Calcium chloride Chemical compound [Cl-].[Cl-].[Ca+2] UXVMQQNJUSDDNG-UHFFFAOYSA-L 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- 229920002134 Carboxymethyl cellulose Polymers 0.000 description 1
- 102000003847 Carboxypeptidase B2 Human genes 0.000 description 1
- 108090000201 Carboxypeptidase B2 Proteins 0.000 description 1
- 241000282693 Cercopithecidae Species 0.000 description 1
- 206010008111 Cerebral haemorrhage Diseases 0.000 description 1
- 206010008120 Cerebral ischaemia Diseases 0.000 description 1
- 206010008138 Cerebral venous thrombosis Diseases 0.000 description 1
- 241000283153 Cetacea Species 0.000 description 1
- 208000006545 Chronic Obstructive Pulmonary Disease Diseases 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- XPWHXSAFFLAZPO-UHFFFAOYSA-N Cl.C(N)(=N)C=1C=CC(=NC1F)NC(OC(C)(C)C)=O Chemical compound Cl.C(N)(=N)C=1C=CC(=NC1F)NC(OC(C)(C)C)=O XPWHXSAFFLAZPO-UHFFFAOYSA-N 0.000 description 1
- 102100030563 Coagulation factor XI Human genes 0.000 description 1
- MFYSYFVPBJMHGN-ZPOLXVRWSA-N Cortisone Chemical compound O=C1CC[C@]2(C)[C@H]3C(=O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 MFYSYFVPBJMHGN-ZPOLXVRWSA-N 0.000 description 1
- MFYSYFVPBJMHGN-UHFFFAOYSA-N Cortisone Natural products O=C1CCC2(C)C3C(=O)CC(C)(C(CC4)(O)C(=O)CO)C4C3CCC2=C1 MFYSYFVPBJMHGN-UHFFFAOYSA-N 0.000 description 1
- 208000020406 Creutzfeldt Jacob disease Diseases 0.000 description 1
- 208000003407 Creutzfeldt-Jakob Syndrome Diseases 0.000 description 1
- 208000010859 Creutzfeldt-Jakob disease Diseases 0.000 description 1
- 229940086562 Cyclooxygenase 1 inhibitor Drugs 0.000 description 1
- 102000004328 Cytochrome P-450 CYP3A Human genes 0.000 description 1
- 108010081668 Cytochrome P-450 CYP3A Proteins 0.000 description 1
- RGHNJXZEOKUKBD-SQOUGZDYSA-M D-gluconate Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C([O-])=O RGHNJXZEOKUKBD-SQOUGZDYSA-M 0.000 description 1
- AEMOLEFTQBMNLQ-AQKNRBDQSA-N D-glucopyranuronic acid Chemical compound OC1O[C@H](C(O)=O)[C@@H](O)[C@H](O)[C@H]1O AEMOLEFTQBMNLQ-AQKNRBDQSA-N 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- 206010012689 Diabetic retinopathy Diseases 0.000 description 1
- 102000003779 Dipeptidyl-peptidases and tripeptidyl-peptidases Human genes 0.000 description 1
- 108090000194 Dipeptidyl-peptidases and tripeptidyl-peptidases Proteins 0.000 description 1
- 206010013710 Drug interaction Diseases 0.000 description 1
- 208000032928 Dyslipidaemia Diseases 0.000 description 1
- 208000000059 Dyspnea Diseases 0.000 description 1
- 206010013975 Dyspnoeas Diseases 0.000 description 1
- HGVDHZBSSITLCT-JLJPHGGASA-N Edoxaban Chemical compound N([C@H]1CC[C@@H](C[C@H]1NC(=O)C=1SC=2CN(C)CCC=2N=1)C(=O)N(C)C)C(=O)C(=O)NC1=CC=C(Cl)C=N1 HGVDHZBSSITLCT-JLJPHGGASA-N 0.000 description 1
- 102000002322 Egg Proteins Human genes 0.000 description 1
- 108010000912 Egg Proteins Proteins 0.000 description 1
- 206010014498 Embolic stroke Diseases 0.000 description 1
- 208000007530 Essential hypertension Diseases 0.000 description 1
- 208000010201 Exanthema Diseases 0.000 description 1
- DILYXXQFMBFKAC-UHFFFAOYSA-N FC1=C(C=CC(=N1)NC(OC(C)(C)C)=O)I Chemical compound FC1=C(C=CC(=N1)NC(OC(C)(C)C)=O)I DILYXXQFMBFKAC-UHFFFAOYSA-N 0.000 description 1
- 229940123849 Factor IXa inhibitor Drugs 0.000 description 1
- 108010023321 Factor VII Proteins 0.000 description 1
- 229940124014 Factor VIIIa inhibitor Drugs 0.000 description 1
- 229940082863 Factor VIIa inhibitor Drugs 0.000 description 1
- 108010014173 Factor X Proteins 0.000 description 1
- 108010080805 Factor XIa Proteins 0.000 description 1
- 229940123583 Factor Xa inhibitor Drugs 0.000 description 1
- 108010049003 Fibrinogen Proteins 0.000 description 1
- 102000008946 Fibrinogen Human genes 0.000 description 1
- 229940122331 Fibrinogen antagonist Drugs 0.000 description 1
- 229940123383 Gas6 antagonist Drugs 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- 206010018372 Glomerulonephritis membranous Diseases 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 102000003886 Glycoproteins Human genes 0.000 description 1
- 108090000288 Glycoproteins Proteins 0.000 description 1
- 201000005569 Gout Diseases 0.000 description 1
- 108010051696 Growth Hormone Proteins 0.000 description 1
- 206010018852 Haematoma Diseases 0.000 description 1
- 206010019280 Heart failures Diseases 0.000 description 1
- 208000016988 Hemorrhagic Stroke Diseases 0.000 description 1
- 108090000481 Heparin Cofactor II Proteins 0.000 description 1
- 102100030500 Heparin cofactor 2 Human genes 0.000 description 1
- 108010007267 Hirudins Proteins 0.000 description 1
- 102000007625 Hirudins Human genes 0.000 description 1
- 101000635804 Homo sapiens Tissue factor Proteins 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-N Hydrogen bromide Chemical compound Br CPELXLSAUQHCOX-UHFFFAOYSA-N 0.000 description 1
- 208000035150 Hypercholesterolemia Diseases 0.000 description 1
- 208000031226 Hyperlipidaemia Diseases 0.000 description 1
- 206010020772 Hypertension Diseases 0.000 description 1
- 108010084635 ICI 200880 Proteins 0.000 description 1
- HEFNNWSXXWATRW-UHFFFAOYSA-N Ibuprofen Chemical compound CC(C)CC1=CC=C(C(C)C(O)=O)C=C1 HEFNNWSXXWATRW-UHFFFAOYSA-N 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- 102220632799 Immunoglobulin heavy variable 1-69_R11A_mutation Human genes 0.000 description 1
- 206010061218 Inflammation Diseases 0.000 description 1
- 201000008450 Intracranial aneurysm Diseases 0.000 description 1
- 208000032381 Intracranial venous sinus thrombosis Diseases 0.000 description 1
- 206010048858 Ischaemic cardiomyopathy Diseases 0.000 description 1
- 229940122920 Kallikrein inhibitor Drugs 0.000 description 1
- 102100038297 Kallikrein-1 Human genes 0.000 description 1
- 101710176219 Kallikrein-1 Proteins 0.000 description 1
- ODKSFYDXXFIFQN-BYPYZUCNSA-P L-argininium(2+) Chemical compound NC(=[NH2+])NCCC[C@H]([NH3+])C(O)=O ODKSFYDXXFIFQN-BYPYZUCNSA-P 0.000 description 1
- KDXKERNSBIXSRK-YFKPBYRVSA-N L-lysine Chemical compound NCCCC[C@H](N)C(O)=O KDXKERNSBIXSRK-YFKPBYRVSA-N 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 1
- 208000004552 Lacunar Stroke Diseases 0.000 description 1
- 206010051078 Lacunar infarction Diseases 0.000 description 1
- 239000004166 Lanolin Substances 0.000 description 1
- 208000017170 Lipid metabolism disease Diseases 0.000 description 1
- 206010025282 Lymphoedema Diseases 0.000 description 1
- KDXKERNSBIXSRK-UHFFFAOYSA-N Lysine Natural products NCCCCC(N)C(O)=O KDXKERNSBIXSRK-UHFFFAOYSA-N 0.000 description 1
- 239000004472 Lysine Substances 0.000 description 1
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 1
- 208000036622 Mesenteric occlusion Diseases 0.000 description 1
- 208000001145 Metabolic Syndrome Diseases 0.000 description 1
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 1
- FQISKWAFAHGMGT-SGJOWKDISA-M Methylprednisolone sodium succinate Chemical compound [Na+].C([C@@]12C)=CC(=O)C=C1[C@@H](C)C[C@@H]1[C@@H]2[C@@H](O)C[C@]2(C)[C@@](O)(C(=O)COC(=O)CCC([O-])=O)CC[C@H]21 FQISKWAFAHGMGT-SGJOWKDISA-M 0.000 description 1
- 208000004221 Multiple Trauma Diseases 0.000 description 1
- 208000006670 Multiple fractures Diseases 0.000 description 1
- MBBZMMPHUWSWHV-BDVNFPICSA-N N-methylglucamine Chemical compound CNC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO MBBZMMPHUWSWHV-BDVNFPICSA-N 0.000 description 1
- 229910002651 NO3 Inorganic materials 0.000 description 1
- CMWTZPSULFXXJA-UHFFFAOYSA-N Naproxen Natural products C1=C(C(C)C(O)=O)C=CC2=CC(OC)=CC=C21 CMWTZPSULFXXJA-UHFFFAOYSA-N 0.000 description 1
- 241000772415 Neovison vison Species 0.000 description 1
- NHNBFGGVMKEFGY-UHFFFAOYSA-N Nitrate Chemical compound [O-][N+]([O-])=O NHNBFGGVMKEFGY-UHFFFAOYSA-N 0.000 description 1
- 239000005642 Oleic acid Substances 0.000 description 1
- ZQPPMHVWECSIRJ-UHFFFAOYSA-N Oleic acid Natural products CCCCCCCCC=CCCCCCCCC(O)=O ZQPPMHVWECSIRJ-UHFFFAOYSA-N 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 208000001132 Osteoporosis Diseases 0.000 description 1
- 102100040444 P2X purinoceptor 1 Human genes 0.000 description 1
- 101710189973 P2X purinoceptor 1 Proteins 0.000 description 1
- 229940126629 PAR4 antagonist Drugs 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- 208000002193 Pain Diseases 0.000 description 1
- 235000021314 Palmitic acid Nutrition 0.000 description 1
- 201000010183 Papilledema Diseases 0.000 description 1
- 208000018737 Parkinson disease Diseases 0.000 description 1
- 229940122344 Peptidase inhibitor Drugs 0.000 description 1
- 229940099471 Phosphodiesterase inhibitor Drugs 0.000 description 1
- 229940117896 Phospholipase D inhibitor Drugs 0.000 description 1
- 102100032967 Phospholipase D1 Human genes 0.000 description 1
- 102100032983 Phospholipase D2 Human genes 0.000 description 1
- 108010022233 Plasminogen Activator Inhibitor 1 Proteins 0.000 description 1
- 108010077971 Plasminogen Inactivators Proteins 0.000 description 1
- 102000010752 Plasminogen Inactivators Human genes 0.000 description 1
- 102100039418 Plasminogen activator inhibitor 1 Human genes 0.000 description 1
- 229920003171 Poly (ethylene oxide) Polymers 0.000 description 1
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 1
- 102000004257 Potassium Channel Human genes 0.000 description 1
- 201000001068 Prinzmetal angina Diseases 0.000 description 1
- 229940124158 Protease/peptidase inhibitor Drugs 0.000 description 1
- 208000003251 Pruritus Diseases 0.000 description 1
- 201000004681 Psoriasis Diseases 0.000 description 1
- 102000016927 Purinergic P2Y1 Receptors Human genes 0.000 description 1
- 108010028935 Purinergic P2Y1 Receptors Proteins 0.000 description 1
- 208000001647 Renal Insufficiency Diseases 0.000 description 1
- 206010048988 Renal artery occlusion Diseases 0.000 description 1
- 206010038548 Renal vein thrombosis Diseases 0.000 description 1
- 206010038886 Retinal oedema Diseases 0.000 description 1
- 206010038926 Retinopathy hypertensive Diseases 0.000 description 1
- 206010038934 Retinopathy proliferative Diseases 0.000 description 1
- 102000012479 Serine Proteases Human genes 0.000 description 1
- 108010022999 Serine Proteases Proteins 0.000 description 1
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 1
- 102000052126 Sodium-Hydrogen Exchangers Human genes 0.000 description 1
- 108091006672 Sodium–hydrogen antiporter Proteins 0.000 description 1
- 102100038803 Somatotropin Human genes 0.000 description 1
- 206010041659 Splenic vein thrombosis Diseases 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- 235000021355 Stearic acid Nutrition 0.000 description 1
- 108010023197 Streptokinase Proteins 0.000 description 1
- 206010042434 Sudden death Diseases 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- LSNNMFCWUKXFEE-UHFFFAOYSA-N Sulfurous acid Chemical compound OS(O)=O LSNNMFCWUKXFEE-UHFFFAOYSA-N 0.000 description 1
- 241000779819 Syncarpia glomulifera Species 0.000 description 1
- 101000712605 Theromyzon tessulatum Theromin Proteins 0.000 description 1
- 229940122388 Thrombin inhibitor Drugs 0.000 description 1
- 229940122202 Thromboxane receptor antagonist Drugs 0.000 description 1
- 108010069102 Thromboxane-A synthase Proteins 0.000 description 1
- 208000030886 Traumatic Brain injury Diseases 0.000 description 1
- 206010053476 Traumatic haemorrhage Diseases 0.000 description 1
- 102000003990 Urokinase-type plasminogen activator Human genes 0.000 description 1
- 108090000435 Urokinase-type plasminogen activator Proteins 0.000 description 1
- 208000009325 Variant Angina Pectoris Diseases 0.000 description 1
- 208000024248 Vascular System injury Diseases 0.000 description 1
- 201000004810 Vascular dementia Diseases 0.000 description 1
- 208000012339 Vascular injury Diseases 0.000 description 1
- 229960000446 abciximab Drugs 0.000 description 1
- 201000000690 abdominal obesity-metabolic syndrome Diseases 0.000 description 1
- 238000012084 abdominal surgery Methods 0.000 description 1
- 238000002835 absorbance Methods 0.000 description 1
- 229940124532 absorption promoter Drugs 0.000 description 1
- PMZXXNPJQYDFJX-UHFFFAOYSA-N acetonitrile;2,2,2-trifluoroacetic acid Chemical compound CC#N.OC(=O)C(F)(F)F PMZXXNPJQYDFJX-UHFFFAOYSA-N 0.000 description 1
- XBJFCYDKBDVADW-UHFFFAOYSA-N acetonitrile;formic acid Chemical compound CC#N.OC=O XBJFCYDKBDVADW-UHFFFAOYSA-N 0.000 description 1
- 239000008186 active pharmaceutical agent Substances 0.000 description 1
- 239000013543 active substance Substances 0.000 description 1
- 239000000362 adenosine triphosphatase inhibitor Substances 0.000 description 1
- WNLRTRBMVRJNCN-UHFFFAOYSA-L adipate(2-) Chemical compound [O-]C(=O)CCCCC([O-])=O WNLRTRBMVRJNCN-UHFFFAOYSA-L 0.000 description 1
- 239000001361 adipic acid Substances 0.000 description 1
- 235000011037 adipic acid Nutrition 0.000 description 1
- 239000000674 adrenergic antagonist Substances 0.000 description 1
- 239000005456 alcohol based solvent Substances 0.000 description 1
- 150000001298 alcohols Chemical class 0.000 description 1
- 229940083712 aldosterone antagonist Drugs 0.000 description 1
- 150000001340 alkali metals Chemical class 0.000 description 1
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 1
- 150000005215 alkyl ethers Chemical class 0.000 description 1
- 125000000217 alkyl group Chemical group 0.000 description 1
- 108010050122 alpha 1-Antitrypsin Proteins 0.000 description 1
- 229940024142 alpha 1-antitrypsin Drugs 0.000 description 1
- 125000003277 amino group Chemical group 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-N ammonia Natural products N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 1
- 230000003321 amplification Effects 0.000 description 1
- 229960003116 amyl nitrite Drugs 0.000 description 1
- 206010002026 amyotrophic lateral sclerosis Diseases 0.000 description 1
- 230000000202 analgesic effect Effects 0.000 description 1
- 239000000587 angiogenesis modulating agent Substances 0.000 description 1
- 238000002399 angioplasty Methods 0.000 description 1
- 229940044094 angiotensin-converting-enzyme inhibitor Drugs 0.000 description 1
- 239000010775 animal oil Substances 0.000 description 1
- 229960000983 anistreplase Drugs 0.000 description 1
- 230000003276 anti-hypertensive effect Effects 0.000 description 1
- 230000003579 anti-obesity Effects 0.000 description 1
- 230000001028 anti-proliverative effect Effects 0.000 description 1
- 230000000692 anti-sense effect Effects 0.000 description 1
- 230000000767 anti-ulcer Effects 0.000 description 1
- 239000000935 antidepressant agent Substances 0.000 description 1
- 239000003472 antidiabetic agent Substances 0.000 description 1
- 229940125708 antidiabetic agent Drugs 0.000 description 1
- 239000003429 antifungal agent Substances 0.000 description 1
- 229940121375 antifungal agent Drugs 0.000 description 1
- 229960005475 antiinfective agent Drugs 0.000 description 1
- 239000002246 antineoplastic agent Substances 0.000 description 1
- 239000000164 antipsychotic agent Substances 0.000 description 1
- 229960005348 antithrombin iii Drugs 0.000 description 1
- 239000003443 antiviral agent Substances 0.000 description 1
- 239000002249 anxiolytic agent Substances 0.000 description 1
- 229960003886 apixaban Drugs 0.000 description 1
- KXNPVXPOPUZYGB-XYVMCAHJSA-N argatroban Chemical compound OC(=O)[C@H]1C[C@H](C)CCN1C(=O)[C@H](CCCN=C(N)N)NS(=O)(=O)C1=CC=CC2=C1NC[C@H](C)C2 KXNPVXPOPUZYGB-XYVMCAHJSA-N 0.000 description 1
- 229960003856 argatroban Drugs 0.000 description 1
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 1
- 108010036533 arginylvaline Proteins 0.000 description 1
- 229910052786 argon Inorganic materials 0.000 description 1
- 230000005744 arteriovenous malformation Effects 0.000 description 1
- 206010003246 arthritis Diseases 0.000 description 1
- 230000007214 atherothrombosis Effects 0.000 description 1
- 239000012298 atmosphere Substances 0.000 description 1
- 150000001540 azides Chemical class 0.000 description 1
- 239000002585 base Substances 0.000 description 1
- 235000013871 bee wax Nutrition 0.000 description 1
- 239000012166 beeswax Substances 0.000 description 1
- 229960003616 bemiparin Drugs 0.000 description 1
- 229940077388 benzenesulfonate Drugs 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 1
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 1
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 1
- 229960002537 betamethasone Drugs 0.000 description 1
- UREBDLICKHMUKA-DVTGEIKXSA-N betamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-DVTGEIKXSA-N 0.000 description 1
- 229950011103 betrixaban Drugs 0.000 description 1
- XHOLNRLADUSQLD-UHFFFAOYSA-N betrixaban Chemical compound C=1C=C(Cl)C=NC=1NC(=O)C1=CC(OC)=CC=C1NC(=O)C1=CC=C(C(=N)N(C)C)C=C1 XHOLNRLADUSQLD-UHFFFAOYSA-N 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 108010055460 bivalirudin Proteins 0.000 description 1
- OIRCOABEOLEUMC-GEJPAHFPSA-N bivalirudin Chemical compound C([C@@H](C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CC(C)C)C(O)=O)NC(=O)[C@H](CC(O)=O)NC(=O)CNC(=O)[C@H](CC(N)=O)NC(=O)CNC(=O)CNC(=O)CNC(=O)CNC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](N)CC=1C=CC=CC=1)C1=CC=CC=C1 OIRCOABEOLEUMC-GEJPAHFPSA-N 0.000 description 1
- 229960001500 bivalirudin Drugs 0.000 description 1
- 210000000988 bone and bone Anatomy 0.000 description 1
- 208000021138 brain aneurysm Diseases 0.000 description 1
- 239000012267 brine Substances 0.000 description 1
- 239000001110 calcium chloride Substances 0.000 description 1
- 229910001628 calcium chloride Inorganic materials 0.000 description 1
- CHRHZFQUDFAQEQ-UHFFFAOYSA-L calcium;2-hydroxyacetate Chemical compound [Ca+2].OCC([O-])=O.OCC([O-])=O CHRHZFQUDFAQEQ-UHFFFAOYSA-L 0.000 description 1
- 239000002775 capsule Substances 0.000 description 1
- 239000001768 carboxy methyl cellulose Substances 0.000 description 1
- 235000010948 carboxy methyl cellulose Nutrition 0.000 description 1
- 239000008112 carboxymethyl-cellulose Substances 0.000 description 1
- 229940082638 cardiac stimulant phosphodiesterase inhibitors Drugs 0.000 description 1
- 230000002612 cardiopulmonary effect Effects 0.000 description 1
- 239000004359 castor oil Substances 0.000 description 1
- 235000019438 castor oil Nutrition 0.000 description 1
- 201000007262 cavernous sinus thrombosis Diseases 0.000 description 1
- 230000020411 cell activation Effects 0.000 description 1
- 239000001913 cellulose Substances 0.000 description 1
- 229920002678 cellulose Polymers 0.000 description 1
- 235000010980 cellulose Nutrition 0.000 description 1
- 238000005119 centrifugation Methods 0.000 description 1
- 229940082500 cetostearyl alcohol Drugs 0.000 description 1
- 229960000541 cetyl alcohol Drugs 0.000 description 1
- 239000000460 chlorine Substances 0.000 description 1
- 229910052801 chlorine Inorganic materials 0.000 description 1
- 125000001309 chloro group Chemical group Cl* 0.000 description 1
- 239000003593 chromogenic compound Substances 0.000 description 1
- 238000002288 cocrystallisation Methods 0.000 description 1
- 230000006957 competitive inhibition Effects 0.000 description 1
- 238000004590 computer program Methods 0.000 description 1
- 208000011664 congenital factor XI deficiency Diseases 0.000 description 1
- 239000000470 constituent Substances 0.000 description 1
- ARUVKPQLZAKDPS-UHFFFAOYSA-L copper(II) sulfate Chemical compound [Cu+2].[O-][S+2]([O-])([O-])[O-] ARUVKPQLZAKDPS-UHFFFAOYSA-L 0.000 description 1
- 229910000366 copper(II) sulfate Inorganic materials 0.000 description 1
- 229960004544 cortisone Drugs 0.000 description 1
- 239000002178 crystalline material Substances 0.000 description 1
- 239000003260 cyclooxygenase 1 inhibitor Substances 0.000 description 1
- NISGSNTVMOOSJQ-UHFFFAOYSA-N cyclopentanamine Chemical compound NC1CCCC1 NISGSNTVMOOSJQ-UHFFFAOYSA-N 0.000 description 1
- 229960003850 dabigatran Drugs 0.000 description 1
- YBSJFWOBGCMAKL-UHFFFAOYSA-N dabigatran Chemical compound N=1C2=CC(C(=O)N(CCC(O)=O)C=3N=CC=CC=3)=CC=C2N(C)C=1CNC1=CC=C(C(N)=N)C=C1 YBSJFWOBGCMAKL-UHFFFAOYSA-N 0.000 description 1
- 229960004969 dalteparin Drugs 0.000 description 1
- 229960003828 danaparoid Drugs 0.000 description 1
- 229950004553 darexaban Drugs 0.000 description 1
- IJNIQYINMSGIPS-UHFFFAOYSA-N darexaban Chemical compound C1=CC(OC)=CC=C1C(=O)NC1=CC=CC(O)=C1NC(=O)C1=CC=C(N2CCN(C)CCC2)C=C1 IJNIQYINMSGIPS-UHFFFAOYSA-N 0.000 description 1
- 230000003247 decreasing effect Effects 0.000 description 1
- 230000007812 deficiency Effects 0.000 description 1
- 230000003544 deproteinization Effects 0.000 description 1
- 238000013461 design Methods 0.000 description 1
- XYWBJDRHGNULKG-OUMQNGNKSA-N desirudin Chemical compound C([C@@H](C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(O)=O)NC(=O)[C@H](CC(O)=O)NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCCN)NC(=O)[C@H]1N(CCC1)C(=O)[C@@H](NC(=O)CNC(=O)[C@H](CCC(O)=O)NC(=O)CNC(=O)[C@@H](NC(=O)[C@@H](NC(=O)[C@H]1NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CCC(O)=O)NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)CNC(=O)[C@H](CC(C)C)NC(=O)[C@H]([C@@H](C)CC)NC(=O)[C@@H]2CSSC[C@@H](C(=O)N[C@@H](CCC(O)=O)C(=O)NCC(=O)N[C@@H](CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@H](C(=O)N[C@H](C(NCC(=O)N[C@@H](CCC(N)=O)C(=O)NCC(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCCCN)C(=O)N2)=O)CSSC1)C(C)C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H]1NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)CNC(=O)[C@H](CO)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H]([C@@H](C)O)NC(=O)[C@@H](NC(=O)[C@H](CC(O)=O)NC(=O)[C@@H](NC(=O)[C@H](CC=2C=CC(O)=CC=2)NC(=O)[C@@H](NC(=O)[C@@H](N)C(C)C)C(C)C)[C@@H](C)O)CSSC1)C(C)C)[C@@H](C)O)[C@@H](C)O)C1=CC=CC=C1 XYWBJDRHGNULKG-OUMQNGNKSA-N 0.000 description 1
- 108010073652 desirudin Proteins 0.000 description 1
- 229960000296 desirudin Drugs 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 229960003957 dexamethasone Drugs 0.000 description 1
- UREBDLICKHMUKA-CXSFZGCWSA-N dexamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-CXSFZGCWSA-N 0.000 description 1
- JAUGGEIKQIHSMF-UHFFFAOYSA-N dialuminum;dimagnesium;dioxido(oxo)silane;oxygen(2-);hydrate Chemical compound O.[O-2].[O-2].[Mg+2].[Mg+2].[Al+3].[Al+3].[O-][Si]([O-])=O.[O-][Si]([O-])=O.[O-][Si]([O-])=O JAUGGEIKQIHSMF-UHFFFAOYSA-N 0.000 description 1
- 229960001259 diclofenac Drugs 0.000 description 1
- DCOPUUMXTXDBNB-UHFFFAOYSA-N diclofenac Chemical compound OC(=O)CC1=CC=CC=C1NC1=C(Cl)C=CC=C1Cl DCOPUUMXTXDBNB-UHFFFAOYSA-N 0.000 description 1
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- 239000004205 dimethyl polysiloxane Substances 0.000 description 1
- 235000013870 dimethyl polysiloxane Nutrition 0.000 description 1
- 239000002934 diuretic Substances 0.000 description 1
- 230000001882 diuretic effect Effects 0.000 description 1
- 239000006196 drop Substances 0.000 description 1
- OEHFRZLKGRKFAS-UHFFFAOYSA-N droxicam Chemical compound C12=CC=CC=C2S(=O)(=O)N(C)C(C2=O)=C1OC(=O)N2C1=CC=CC=N1 OEHFRZLKGRKFAS-UHFFFAOYSA-N 0.000 description 1
- 229960001850 droxicam Drugs 0.000 description 1
- 230000009977 dual effect Effects 0.000 description 1
- 239000000428 dust Substances 0.000 description 1
- 229960000622 edoxaban Drugs 0.000 description 1
- 235000013345 egg yolk Nutrition 0.000 description 1
- 210000002969 egg yolk Anatomy 0.000 description 1
- MDCUNMLZLNGCQA-HWOAGHQOSA-N elafin Chemical compound N([C@H](C(=O)N[C@@H](CCCCN)C(=O)NCC(=O)N1CCC[C@H]1C(=O)N[C@H](C(=O)N[C@@H](CO)C(=O)N[C@H](C(=O)N[C@@H](CCCCN)C(=O)N1CCC[C@H]1C(=O)NCC(=O)N[C@@H](CO)C(=O)N[C@@H]1C(=O)N2CCC[C@H]2C(=O)N[C@H](C(=O)N[C@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@H](C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@H]2CSSC[C@H]3C(=O)NCC(=O)N[C@@H](CCSC)C(=O)N[C@@H](C)C(=O)N[C@@H](CSSC[C@H]4C(=O)N5CCC[C@H]5C(=O)NCC(=O)N[C@H](C(N[C@@H](CCCCN)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CSSC[C@H](NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H]5N(CCC5)C(=O)[C@H]5N(CCC5)C(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCSC)NC(=O)[C@H](C)NC2=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC(O)=O)C(=O)N4)C(=O)N[C@@H](CSSC1)C(=O)N[C@@H](CCC(O)=O)C(=O)NCC(=O)N[C@@H](CO)C(=O)N3)=O)[C@@H](C)CC)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N[C@@H](C(C)C)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(N)=O)C(O)=O)[C@@H](C)CC)[C@@H](C)CC)[C@@H](C)CC)[C@@H](C)O)C(C)C)C(C)C)C(=O)[C@@H]1CCCN1C(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](C)N MDCUNMLZLNGCQA-HWOAGHQOSA-N 0.000 description 1
- 208000038006 embolic stroke of undetermined source Diseases 0.000 description 1
- 206010014599 encephalitis Diseases 0.000 description 1
- 208000028208 end stage renal disease Diseases 0.000 description 1
- 201000000523 end stage renal failure Diseases 0.000 description 1
- 238000005516 engineering process Methods 0.000 description 1
- 229960000610 enoxaparin Drugs 0.000 description 1
- 206010015037 epilepsy Diseases 0.000 description 1
- 150000002148 esters Chemical class 0.000 description 1
- CCIVGXIOQKPBKL-UHFFFAOYSA-M ethanesulfonate Chemical compound CCS([O-])(=O)=O CCIVGXIOQKPBKL-UHFFFAOYSA-M 0.000 description 1
- LDWKFHVOPWRNJT-HNNXBMFYSA-N ethyl (3S)-7-(2-amino-5-chlorophenyl)-5-oxo-2,3-dihydro-1H-indolizine-3-carboxylate Chemical compound C(C)OC(=O)[C@@H]1CCC2=CC(=CC(N12)=O)C1=C(C=CC(=C1)Cl)N LDWKFHVOPWRNJT-HNNXBMFYSA-N 0.000 description 1
- AXUZKHRMJOUGFK-HNNXBMFYSA-N ethyl (3S)-7-(2-azido-5-chlorophenyl)-5-oxo-2,3-dihydro-1H-indolizine-3-carboxylate Chemical compound C(C)OC(=O)[C@@H]1CCC2=CC(=CC(N12)=O)C1=C(C=CC(=C1)Cl)N=[N+]=[N-] AXUZKHRMJOUGFK-HNNXBMFYSA-N 0.000 description 1
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 238000011156 evaluation Methods 0.000 description 1
- 201000005884 exanthem Diseases 0.000 description 1
- 230000005284 excitation Effects 0.000 description 1
- 230000001747 exhibiting effect Effects 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 239000002360 explosive Substances 0.000 description 1
- 210000003722 extracellular fluid Anatomy 0.000 description 1
- 239000003885 eye ointment Substances 0.000 description 1
- 108010068213 factor XIIa inhibitor Proteins 0.000 description 1
- 150000004665 fatty acids Chemical class 0.000 description 1
- 229940012952 fibrinogen Drugs 0.000 description 1
- 230000020764 fibrinolysis Effects 0.000 description 1
- 201000005206 focal segmental glomerulosclerosis Diseases 0.000 description 1
- KANJSNBRCNMZMV-ABRZTLGGSA-N fondaparinux Chemical compound O[C@@H]1[C@@H](NS(O)(=O)=O)[C@@H](OC)O[C@H](COS(O)(=O)=O)[C@H]1O[C@H]1[C@H](OS(O)(=O)=O)[C@@H](O)[C@H](O[C@@H]2[C@@H]([C@@H](OS(O)(=O)=O)[C@H](O[C@H]3[C@@H]([C@@H](O)[C@H](O[C@@H]4[C@@H]([C@@H](O)[C@H](O)[C@@H](COS(O)(=O)=O)O4)NS(O)(=O)=O)[C@H](O3)C(O)=O)O)[C@@H](COS(O)(=O)=O)O2)NS(O)(=O)=O)[C@H](C(O)=O)O1 KANJSNBRCNMZMV-ABRZTLGGSA-N 0.000 description 1
- 229960001318 fondaparinux Drugs 0.000 description 1
- 235000003599 food sweetener Nutrition 0.000 description 1
- 238000009472 formulation Methods 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 230000004927 fusion Effects 0.000 description 1
- DNTNDFLIKUKKOC-UHFFFAOYSA-N gabexate methanesulfonate Chemical compound CS([O-])(=O)=O.CCOC(=O)C1=CC=C(OC(=O)CCCCCN=C(N)[NH3+])C=C1 DNTNDFLIKUKKOC-UHFFFAOYSA-N 0.000 description 1
- 210000004211 gastric acid Anatomy 0.000 description 1
- 208000021302 gastroesophageal reflux disease Diseases 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 239000007903 gelatin capsule Substances 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- 238000002682 general surgery Methods 0.000 description 1
- 230000002518 glial effect Effects 0.000 description 1
- 229940050410 gluconate Drugs 0.000 description 1
- 239000008103 glucose Substances 0.000 description 1
- 235000001727 glucose Nutrition 0.000 description 1
- 229940097042 glucuronate Drugs 0.000 description 1
- ZEMPKEQAKRGZGQ-XOQCFJPHSA-N glycerol triricinoleate Natural products CCCCCC[C@@H](O)CC=CCCCCCCCC(=O)OC[C@@H](COC(=O)CCCCCCCC=CC[C@@H](O)CCCCCC)OC(=O)CCCCCCCC=CC[C@H](O)CCCCCC ZEMPKEQAKRGZGQ-XOQCFJPHSA-N 0.000 description 1
- 150000002334 glycols Chemical class 0.000 description 1
- 239000008187 granular material Substances 0.000 description 1
- 239000000122 growth hormone Substances 0.000 description 1
- 239000003324 growth hormone secretagogue Substances 0.000 description 1
- 229910052736 halogen Inorganic materials 0.000 description 1
- 150000002367 halogens Chemical class 0.000 description 1
- 239000007902 hard capsule Substances 0.000 description 1
- 230000002439 hemostatic effect Effects 0.000 description 1
- BXWNKGSJHAJOGX-UHFFFAOYSA-N hexadecan-1-ol Chemical compound CCCCCCCCCCCCCCCCO BXWNKGSJHAJOGX-UHFFFAOYSA-N 0.000 description 1
- IPCSVZSSVZVIGE-UHFFFAOYSA-M hexadecanoate Chemical compound CCCCCCCCCCCCCCCC([O-])=O IPCSVZSSVZVIGE-UHFFFAOYSA-M 0.000 description 1
- 238000004128 high performance liquid chromatography Methods 0.000 description 1
- 238000011540 hip replacement Methods 0.000 description 1
- 229940006607 hirudin Drugs 0.000 description 1
- WQPDUTSPKFMPDP-OUMQNGNKSA-N hirudin Chemical compound C([C@@H](C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC=1C=CC(OS(O)(=O)=O)=CC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(O)=O)NC(=O)[C@H](CC(O)=O)NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCCN)NC(=O)[C@H]1N(CCC1)C(=O)[C@@H](NC(=O)CNC(=O)[C@H](CCC(O)=O)NC(=O)CNC(=O)[C@@H](NC(=O)[C@@H](NC(=O)[C@H]1NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CCC(O)=O)NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)CNC(=O)[C@H](CC(C)C)NC(=O)[C@H]([C@@H](C)CC)NC(=O)[C@@H]2CSSC[C@@H](C(=O)N[C@@H](CCC(O)=O)C(=O)NCC(=O)N[C@@H](CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@H](C(=O)N[C@H](C(NCC(=O)N[C@@H](CCC(N)=O)C(=O)NCC(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCCCN)C(=O)N2)=O)CSSC1)C(C)C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H]1NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)CNC(=O)[C@H](CO)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H]([C@@H](C)O)NC(=O)[C@@H](NC(=O)[C@H](CC(O)=O)NC(=O)[C@@H](NC(=O)[C@H](CC=2C=CC(O)=CC=2)NC(=O)[C@@H](NC(=O)[C@@H](N)C(C)C)C(C)C)[C@@H](C)O)CSSC1)C(C)C)[C@@H](C)O)[C@@H](C)O)C1=CC=CC=C1 WQPDUTSPKFMPDP-OUMQNGNKSA-N 0.000 description 1
- 108091008039 hormone receptors Proteins 0.000 description 1
- 238000002657 hormone replacement therapy Methods 0.000 description 1
- 239000003906 humectant Substances 0.000 description 1
- 229930195733 hydrocarbon Natural products 0.000 description 1
- 150000002430 hydrocarbons Chemical class 0.000 description 1
- 229960000890 hydrocortisone Drugs 0.000 description 1
- 150000002431 hydrogen Chemical class 0.000 description 1
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 1
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 1
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- 229940031704 hydroxypropyl methylcellulose phthalate Drugs 0.000 description 1
- 229920003132 hydroxypropyl methylcellulose phthalate Polymers 0.000 description 1
- 201000001948 hypertensive retinopathy Diseases 0.000 description 1
- 229960001680 ibuprofen Drugs 0.000 description 1
- 125000002883 imidazolyl group Chemical group 0.000 description 1
- 239000012729 immediate-release (IR) formulation Substances 0.000 description 1
- 238000002513 implantation Methods 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 238000001727 in vivo Methods 0.000 description 1
- 125000003406 indolizinyl group Chemical group C=1(C=CN2C=CC=CC12)* 0.000 description 1
- 229960000905 indomethacin Drugs 0.000 description 1
- 230000002757 inflammatory effect Effects 0.000 description 1
- 230000004054 inflammatory process Effects 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 238000009434 installation Methods 0.000 description 1
- 238000007917 intracranial administration Methods 0.000 description 1
- 238000010255 intramuscular injection Methods 0.000 description 1
- 239000007927 intramuscular injection Substances 0.000 description 1
- 239000007928 intraperitoneal injection Substances 0.000 description 1
- 238000001990 intravenous administration Methods 0.000 description 1
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 1
- QXJSBBXBKPUZAA-UHFFFAOYSA-N isooleic acid Natural products CCCCCCCC=CCCCCCCCCC(O)=O QXJSBBXBKPUZAA-UHFFFAOYSA-N 0.000 description 1
- 201000006370 kidney failure Diseases 0.000 description 1
- 238000011813 knockout mouse model Methods 0.000 description 1
- 239000008101 lactose Substances 0.000 description 1
- 235000019388 lanolin Nutrition 0.000 description 1
- 229940039717 lanolin Drugs 0.000 description 1
- OTQCKZUSUGYWBD-BRHMIFOHSA-N lepirudin Chemical compound C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CS)C(=O)N[C@H](C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CO)C(=O)NCC(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CS)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CS)C(=O)N[C@@H](CCC(O)=O)C(=O)NCC(=O)N[C@@H](CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@H](C(=O)N[C@@H](CS)C(=O)NCC(=O)N[C@@H](CCC(N)=O)C(=O)NCC(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CS)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CC(C)C)C(=O)NCC(=O)N[C@@H](CO)C(=O)N[C@@H](CC(O)=O)C(=O)NCC(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CS)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H]([C@@H](C)O)C(=O)NCC(=O)N[C@@H](CCC(O)=O)C(=O)NCC(=O)N[C@@H]([C@@H](C)O)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCCCN)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CO)C(=O)N[C@@H](CC=1NC=NC=1)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(O)=O)C(=O)NCC(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(O)=O)C(C)C)[C@@H](C)O)[C@@H](C)O)NC(=O)[C@@H](NC(=O)[C@@H](N)CC(C)C)[C@@H](C)O)C1=CC=C(O)C=C1 OTQCKZUSUGYWBD-BRHMIFOHSA-N 0.000 description 1
- 229960004408 lepirudin Drugs 0.000 description 1
- 238000012417 linear regression Methods 0.000 description 1
- 150000002632 lipids Chemical class 0.000 description 1
- 229940057995 liquid paraffin Drugs 0.000 description 1
- 239000003055 low molecular weight heparin Substances 0.000 description 1
- 231100000053 low toxicity Toxicity 0.000 description 1
- 229940127215 low-molecular weight heparin Drugs 0.000 description 1
- 210000003141 lower extremity Anatomy 0.000 description 1
- 239000007937 lozenge Substances 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 208000002502 lymphedema Diseases 0.000 description 1
- 229960003511 macrogol Drugs 0.000 description 1
- 229910052749 magnesium Inorganic materials 0.000 description 1
- 239000011777 magnesium Substances 0.000 description 1
- 238000004519 manufacturing process Methods 0.000 description 1
- 230000010534 mechanism of action Effects 0.000 description 1
- 229940103185 mefenamate Drugs 0.000 description 1
- HYYBABOKPJLUIN-UHFFFAOYSA-N mefenamic acid Chemical compound CC1=CC=CC(NC=2C(=CC=CC=2)C(O)=O)=C1C HYYBABOKPJLUIN-UHFFFAOYSA-N 0.000 description 1
- 229960002137 melagatran Drugs 0.000 description 1
- DKWNMCUOEDMMIN-PKOBYXMFSA-N melagatran Chemical compound C1=CC(C(=N)N)=CC=C1CNC(=O)[C@H]1N(C(=O)[C@H](NCC(O)=O)C2CCCCC2)CC1 DKWNMCUOEDMMIN-PKOBYXMFSA-N 0.000 description 1
- 230000028161 membrane depolarization Effects 0.000 description 1
- 201000008350 membranous glomerulonephritis Diseases 0.000 description 1
- 231100000855 membranous nephropathy Toxicity 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 229960004584 methylprednisolone Drugs 0.000 description 1
- 239000003094 microcapsule Substances 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 201000006417 multiple sclerosis Diseases 0.000 description 1
- 208000002089 myocardial stunning Diseases 0.000 description 1
- 229940105132 myristate Drugs 0.000 description 1
- WQEPLUUGTLDZJY-UHFFFAOYSA-N n-Pentadecanoic acid Natural products CCCCCCCCCCCCCCC(O)=O WQEPLUUGTLDZJY-UHFFFAOYSA-N 0.000 description 1
- GOQYKNQRPGWPLP-UHFFFAOYSA-N n-heptadecyl alcohol Natural products CCCCCCCCCCCCCCCCCO GOQYKNQRPGWPLP-UHFFFAOYSA-N 0.000 description 1
- CSDTZUBPSYWZDX-UHFFFAOYSA-N n-pentyl nitrite Chemical compound CCCCCON=O CSDTZUBPSYWZDX-UHFFFAOYSA-N 0.000 description 1
- 229950009865 nafamostat Drugs 0.000 description 1
- MQQNFDZXWVTQEH-UHFFFAOYSA-N nafamostat Chemical compound C1=CC(N=C(N)N)=CC=C1C(=O)OC1=CC=C(C=C(C=C2)C(N)=N)C2=C1 MQQNFDZXWVTQEH-UHFFFAOYSA-N 0.000 description 1
- 229960002009 naproxen Drugs 0.000 description 1
- CMWTZPSULFXXJA-VIFPVBQESA-N naproxen Chemical compound C1=C([C@H](C)C(O)=O)C=CC2=CC(OC)=CC=C21 CMWTZPSULFXXJA-VIFPVBQESA-N 0.000 description 1
- 230000003472 neutralizing effect Effects 0.000 description 1
- VOFUROIFQGPCGE-UHFFFAOYSA-N nile red Chemical compound C1=CC=C2C3=NC4=CC=C(N(CC)CC)C=C4OC3=CC(=O)C2=C1 VOFUROIFQGPCGE-UHFFFAOYSA-N 0.000 description 1
- 125000004433 nitrogen atom Chemical group N* 0.000 description 1
- 238000003199 nucleic acid amplification method Methods 0.000 description 1
- OQCDKBAXFALNLD-UHFFFAOYSA-N octadecanoic acid Natural products CCCCCCCC(C)CCCCCCCCC(O)=O OQCDKBAXFALNLD-UHFFFAOYSA-N 0.000 description 1
- 239000003883 ointment base Substances 0.000 description 1
- 229940049964 oleate Drugs 0.000 description 1
- 235000021313 oleic acid Nutrition 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 229940069265 ophthalmic ointment Drugs 0.000 description 1
- 229940127234 oral contraceptive Drugs 0.000 description 1
- 239000003539 oral contraceptive agent Substances 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 239000012044 organic layer Substances 0.000 description 1
- 230000000399 orthopedic effect Effects 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 238000007254 oxidation reaction Methods 0.000 description 1
- 102000002574 p38 Mitogen-Activated Protein Kinases Human genes 0.000 description 1
- 108010068338 p38 Mitogen-Activated Protein Kinases Proteins 0.000 description 1
- NXJCBFBQEVOTOW-UHFFFAOYSA-L palladium(2+);dihydroxide Chemical compound O[Pd]O NXJCBFBQEVOTOW-UHFFFAOYSA-L 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 238000012402 patch clamp technique Methods 0.000 description 1
- 230000001575 pathological effect Effects 0.000 description 1
- 230000037361 pathway Effects 0.000 description 1
- 239000000137 peptide hydrolase inhibitor Substances 0.000 description 1
- 238000013146 percutaneous coronary intervention Methods 0.000 description 1
- 239000002304 perfume Substances 0.000 description 1
- 230000002093 peripheral effect Effects 0.000 description 1
- 239000000546 pharmaceutical excipient Substances 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- 239000008055 phosphate buffer solution Substances 0.000 description 1
- 239000002570 phosphodiesterase III inhibitor Substances 0.000 description 1
- 108010002266 phospholipase D1 Proteins 0.000 description 1
- 108010002267 phospholipase D2 Proteins 0.000 description 1
- 230000004962 physiological condition Effects 0.000 description 1
- 229940023488 pill Drugs 0.000 description 1
- 239000006187 pill Substances 0.000 description 1
- 239000001739 pinus spp. Substances 0.000 description 1
- 229960002702 piroxicam Drugs 0.000 description 1
- QYSPLQLAKJAUJT-UHFFFAOYSA-N piroxicam Chemical compound OC=1C2=CC=CC=C2S(=O)(=O)N(C)C=1C(=O)NC1=CC=CC=N1 QYSPLQLAKJAUJT-UHFFFAOYSA-N 0.000 description 1
- 239000002797 plasminogen activator inhibitor Substances 0.000 description 1
- 229920000435 poly(dimethylsiloxane) Polymers 0.000 description 1
- 239000000244 polyoxyethylene sorbitan monooleate Substances 0.000 description 1
- 235000010482 polyoxyethylene sorbitan monooleate Nutrition 0.000 description 1
- 229940068968 polysorbate 80 Drugs 0.000 description 1
- 229920000053 polysorbate 80 Polymers 0.000 description 1
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 1
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 1
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 1
- 229910052700 potassium Inorganic materials 0.000 description 1
- 239000011591 potassium Substances 0.000 description 1
- 229910000027 potassium carbonate Inorganic materials 0.000 description 1
- 108020001213 potassium channel Proteins 0.000 description 1
- 239000003450 potassium channel blocker Substances 0.000 description 1
- 229940125422 potassium channel blocker Drugs 0.000 description 1
- 239000004036 potassium channel stimulating agent Substances 0.000 description 1
- 239000011698 potassium fluoride Substances 0.000 description 1
- 235000003270 potassium fluoride Nutrition 0.000 description 1
- TYJJADVDDVDEDZ-UHFFFAOYSA-M potassium hydrogencarbonate Chemical compound [K+].OC([O-])=O TYJJADVDDVDEDZ-UHFFFAOYSA-M 0.000 description 1
- 229960005205 prednisolone Drugs 0.000 description 1
- OIGNJSKKLXVSLS-VWUMJDOOSA-N prednisolone Chemical compound O=C1C=C[C@]2(C)[C@H]3[C@@H](O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 OIGNJSKKLXVSLS-VWUMJDOOSA-N 0.000 description 1
- 239000000047 product Substances 0.000 description 1
- 230000002062 proliferating effect Effects 0.000 description 1
- HCJTYESURSHXNB-UHFFFAOYSA-N propynamide Chemical compound NC(=O)C#C HCJTYESURSHXNB-UHFFFAOYSA-N 0.000 description 1
- 102000004169 proteins and genes Human genes 0.000 description 1
- 201000001474 proteinuria Diseases 0.000 description 1
- 230000002685 pulmonary effect Effects 0.000 description 1
- 125000004076 pyridyl group Chemical group 0.000 description 1
- 206010037844 rash Diseases 0.000 description 1
- 238000010992 reflux Methods 0.000 description 1
- 230000020964 regulation of blood coagulation Effects 0.000 description 1
- 238000012827 research and development Methods 0.000 description 1
- 201000011195 retinal edema Diseases 0.000 description 1
- 208000004644 retinal vein occlusion Diseases 0.000 description 1
- 230000000250 revascularization Effects 0.000 description 1
- 229960001148 rivaroxaban Drugs 0.000 description 1
- KGFYHTZWPPHNLQ-AWEZNQCLSA-N rivaroxaban Chemical compound S1C(Cl)=CC=C1C(=O)NC[C@@H]1OC(=O)N(C=2C=CC(=CC=2)N2C(COCC2)=O)C1 KGFYHTZWPPHNLQ-AWEZNQCLSA-N 0.000 description 1
- 102200160920 rs35304565 Human genes 0.000 description 1
- 229950001716 semuloparin sodium Drugs 0.000 description 1
- 210000002966 serum Anatomy 0.000 description 1
- 239000008159 sesame oil Substances 0.000 description 1
- 235000011803 sesame oil Nutrition 0.000 description 1
- 229920002545 silicone oil Polymers 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 239000007901 soft capsule Substances 0.000 description 1
- 239000008107 starch Substances 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- 239000008117 stearic acid Substances 0.000 description 1
- 229940012831 stearyl alcohol Drugs 0.000 description 1
- 210000004500 stellate cell Anatomy 0.000 description 1
- 229960005202 streptokinase Drugs 0.000 description 1
- 239000006190 sub-lingual tablet Substances 0.000 description 1
- 238000010254 subcutaneous injection Methods 0.000 description 1
- 239000007929 subcutaneous injection Substances 0.000 description 1
- 229940098466 sublingual tablet Drugs 0.000 description 1
- 235000000346 sugar Nutrition 0.000 description 1
- 229960003329 sulfinpyrazone Drugs 0.000 description 1
- MBGGBVCUIVRRBF-UHFFFAOYSA-N sulfinpyrazone Chemical compound O=C1N(C=2C=CC=CC=2)N(C=2C=CC=CC=2)C(=O)C1CCS(=O)C1=CC=CC=C1 MBGGBVCUIVRRBF-UHFFFAOYSA-N 0.000 description 1
- 229960000894 sulindac Drugs 0.000 description 1
- MLKXDPUZXIRXEP-MFOYZWKCSA-N sulindac Chemical compound CC1=C(CC(O)=O)C2=CC(F)=CC=C2\C1=C/C1=CC=C(S(C)=O)C=C1 MLKXDPUZXIRXEP-MFOYZWKCSA-N 0.000 description 1
- 230000009469 supplementation Effects 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 239000003765 sweetening agent Substances 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- DAQUELLRNNPPDD-UHFFFAOYSA-N tert-butyl N-(6-fluoro-5-iodopyridin-2-yl)-N-[(2-methylpropan-2-yl)oxycarbonyl]carbamate Chemical compound CC(C)(C)OC(=O)N(C(=O)OC(C)(C)C)c1ccc(I)c(F)n1 DAQUELLRNNPPDD-UHFFFAOYSA-N 0.000 description 1
- VLMRIFIHTBUGAD-UHFFFAOYSA-N tert-butyl N-[6-fluoro-5-(N'-hydroxycarbamimidoyl)pyridin-2-yl]carbamate Chemical compound FC1=C(C=CC(=N1)NC(OC(C)(C)C)=O)C(NO)=N VLMRIFIHTBUGAD-UHFFFAOYSA-N 0.000 description 1
- MNEQGZINEZEYDO-UHFFFAOYSA-N tert-butyl n-[4-(2-bromoacetyl)phenyl]carbamate Chemical compound CC(C)(C)OC(=O)NC1=CC=C(C(=O)CBr)C=C1 MNEQGZINEZEYDO-UHFFFAOYSA-N 0.000 description 1
- TUNFSRHWOTWDNC-UHFFFAOYSA-N tetradecanoic acid Chemical compound CCCCCCCCCCCCCC(O)=O TUNFSRHWOTWDNC-UHFFFAOYSA-N 0.000 description 1
- TUNFSRHWOTWDNC-HKGQFRNVSA-N tetradecanoic acid Chemical compound CCCCCCCCCCCCC[14C](O)=O TUNFSRHWOTWDNC-HKGQFRNVSA-N 0.000 description 1
- QEMXHQIAXOOASZ-UHFFFAOYSA-N tetramethylammonium Chemical compound C[N+](C)(C)C QEMXHQIAXOOASZ-UHFFFAOYSA-N 0.000 description 1
- OULAJFUGPPVRBK-UHFFFAOYSA-N tetratriacontyl alcohol Natural products CCCCCCCCCCCCCCCCCCCCCCCCCCCCCCCCCCO OULAJFUGPPVRBK-UHFFFAOYSA-N 0.000 description 1
- 230000001225 therapeutic effect Effects 0.000 description 1
- 239000003868 thrombin inhibitor Substances 0.000 description 1
- 230000002537 thrombolytic effect Effects 0.000 description 1
- 239000002396 thromboxane receptor blocking agent Substances 0.000 description 1
- 210000001685 thyroid gland Anatomy 0.000 description 1
- 229960005001 ticlopidine Drugs 0.000 description 1
- PHWBOXQYWZNQIN-UHFFFAOYSA-N ticlopidine Chemical compound ClC1=CC=CC=C1CN1CC(C=CS2)=C2CC1 PHWBOXQYWZNQIN-UHFFFAOYSA-N 0.000 description 1
- 230000036962 time dependent Effects 0.000 description 1
- 229960005062 tinzaparin Drugs 0.000 description 1
- 229950010029 tiprelestat Drugs 0.000 description 1
- 229960003425 tirofiban Drugs 0.000 description 1
- COKMIXFXJJXBQG-NRFANRHFSA-N tirofiban Chemical compound C1=CC(C[C@H](NS(=O)(=O)CCCC)C(O)=O)=CC=C1OCCCCC1CCNCC1 COKMIXFXJJXBQG-NRFANRHFSA-N 0.000 description 1
- 238000011541 total hip replacement Methods 0.000 description 1
- 230000009466 transformation Effects 0.000 description 1
- 238000000844 transformation Methods 0.000 description 1
- 230000009529 traumatic brain injury Effects 0.000 description 1
- 230000008736 traumatic injury Effects 0.000 description 1
- 229960005294 triamcinolone Drugs 0.000 description 1
- GFNANZIMVAIWHM-OBYCQNJPSA-N triamcinolone Chemical compound O=C1C=C[C@]2(C)[C@@]3(F)[C@@H](O)C[C@](C)([C@@]([C@H](O)C4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 GFNANZIMVAIWHM-OBYCQNJPSA-N 0.000 description 1
- YUTXGKPWFDAPRX-UHFFFAOYSA-N tributyl-[(1r)-1-ethoxyethyl]stannane Chemical compound CCCC[Sn](CCCC)(CCCC)C(C)OCC YUTXGKPWFDAPRX-UHFFFAOYSA-N 0.000 description 1
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 1
- 229940036248 turpentine Drugs 0.000 description 1
- 208000001072 type 2 diabetes mellitus Diseases 0.000 description 1
- 238000004704 ultra performance liquid chromatography Methods 0.000 description 1
- 229960005356 urokinase Drugs 0.000 description 1
- 230000002792 vascular Effects 0.000 description 1
- 230000008728 vascular permeability Effects 0.000 description 1
- 210000003462 vein Anatomy 0.000 description 1
- 229960005080 warfarin Drugs 0.000 description 1
- PJVWKTKQMONHTI-UHFFFAOYSA-N warfarin Chemical compound OC=1C2=CC=CC=C2OC(=O)C=1C(CC(=O)C)C1=CC=CC=C1 PJVWKTKQMONHTI-UHFFFAOYSA-N 0.000 description 1
- 239000003643 water by type Substances 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
- 238000002424 x-ray crystallography Methods 0.000 description 1
- 229960001522 ximelagatran Drugs 0.000 description 1
- ZXIBCJHYVWYIKI-PZJWPPBQSA-N ximelagatran Chemical compound C1([C@@H](NCC(=O)OCC)C(=O)N2[C@@H](CC2)C(=O)NCC=2C=CC(=CC=2)C(\N)=N\O)CCCCC1 ZXIBCJHYVWYIKI-PZJWPPBQSA-N 0.000 description 1
- GTLDTDOJJJZVBW-UHFFFAOYSA-N zinc cyanide Chemical compound [Zn+2].N#[C-].N#[C-] GTLDTDOJJJZVBW-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/04—Ortho-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/4353—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems
- A61K31/437—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems the heterocyclic ring system containing a five-membered ring having nitrogen as a ring hetero atom, e.g. indolizine, beta-carboline
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/4439—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a five-membered ring with nitrogen as a ring hetero atom, e.g. omeprazole
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/444—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a six-membered ring with nitrogen as a ring heteroatom, e.g. amrinone
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P7/00—Drugs for disorders of the blood or the extracellular fluid
- A61P7/02—Antithrombotic agents; Anticoagulants; Platelet aggregation inhibitors
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Medicinal Chemistry (AREA)
- Epidemiology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Diabetes (AREA)
- Hematology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
Un compuesto representado por la fórmula general (I) (donde todos los símbolos son como se definen en la descripción) o una forma de sal, solvato, N-óxido o profármaco del mismo es un potente inhibidor de FXIa, tiene excelentes propiedades de absorción oral y cinética en sangre, puede ejercer una potente actividad anticoagulante durante un largo período de tiempo después de ser administrado por vía oral, y tiene una discrepancia entre la actividad anticoagulante del mismo y la actividad inhibidora de CYP del mismo. Por lo tanto, el compuesto o la forma de sal, solvato, N-óxido o profármaco del mismo puede usarse como un agente profiláctico y/o terapéutico eficaz para enfermedades vasculares oclusivas. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Derivado de dihidroindolizinona
Campo técnico
La presente invención se refiere a un compuesto representado por la fórmula general (I)

(en donde todos los símbolos tienen el mismo significado que se describe a continuación), una sal del mismo, un solvato del mismo o un N-óxido del mismo (abreviado en lo sucesivo ocasionalmente como el compuesto de la presente invención).
Técnica anterior
La trombosis y la tromboembolia que es una complicación de la trombosis (denominada en lo sucesivo enfermedad tromboembólica) están en lo alto de la clasificación junto con el cáncer como la causa de muerte de adultos, y se han convertido en problemas importantes en los últimos años. La enfermedad tromboembólica ocurre por la formación de un trombo en un sitio de lesión vascular. Alternativamente, la enfermedad tromboembólica ocurre cuando se desprende un trombo y es transportado por la corriente sanguínea a otro vaso sanguíneo donde el trombo obstruye un vaso sanguíneo en otro sitio. La enfermedad tromboembólica incluye, por ejemplo, tromboembolia venosa que es un término colectivo para la trombosis venosa profunda y la embolia pulmonar, accidente cerebrovascular cerebral, angina de pecho, infarto de miocardio, otras diversas trombosis arteriales y venosas y similares.
El factor tisular expresado en una pared vascular debido a la lesión de un vaso sanguíneo y similares llega a ser el punto de partida de la cascada de la coagulación de la sangre y forma un complejo con el factor de coagulación de la sangre VII que está presente en la sangre en una cantidad muy pequeña. Este complejo activa el factor de coagulación de la sangre IX y el factor de coagulación de la sangre X, y el factor de coagulación de la sangre X activado convierte la protrombina en trombina. La trombina convierte el fibrinógeno en fibrina y finalmente se forma fibrina insoluble (la etapa inicial). Se supone que la trombina producida en el proceso promueve la formación de un trombo en la etapa inicial y es importante para la hemostasia. Por otra parte, se ha informado que la trombina activa el factor de coagulación de la sangre XI y provoca la explosiva producción de trombina por el factor de coagulación de la sangre XI activado (en lo sucesivo también denominado FXIa) (la etapa de amplificación), que da como resultado un aumento de trombos (véase la Literatura no patente 1 a 3).
Para el tratamiento y/o la prevención de enfermedad tromboembólica se usan, en general, anticoagulantes. Aunque los anticoagulantes convencionales presentan excelentes acciones antitrombóticas, han sido problemáticas las complicaciones hemorrágicas, que son efectos secundarios graves. Alternativamente, con el fin de no provocar complicaciones hemorrágicas, se limitan las dosis de los agentes y se supone que existe una posibilidad de que los agentes no presenten acciones antitrombóticas suficientes. En dichas condiciones, se requiere un agente para tratar y/o prevenir la trombosis y la tromboembolia que tienen un novedoso mecanismo de acción, que suprime el crecimiento o el aumento en los trombos patológicos y no afecta la formación de trombos hemostáticos. Como una de las dianas del agente, el FXIa está llamando la atención en los últimos años. El factor de coagulación de la sangre XI es una de las serina proteasas plasmáticas que participan en la regulación de la coagulación de la sangre y se convierte en FXIa por el factor de coagulación activado de la sangre XII, la trombina o sí mismo. FXIa es uno de los constituyentes de la vía de coagulación de la sangre que se denomina el sistema intrínseco o el sistema de contacto en la cascada de coagulación de la sangre clásica y activa el factor de coagulación de la sangre IX escindiendo selectivamente enlaces peptídicos de Arg-Ala y Arg-Val. La seguridad de FXIa está apoyada por las observaciones de que la deficiencia del factor de coagulación de la sangre XI en los seres humanos, que se denomina hemofilia C, da como resultado hemorragia de leve a moderada caracterizada principalmente por hemorragia posoperatoria o postraumática. Además, los efectos y la alta seguridad de FXIa se demuestran por los resultados experimentales de la trombosis experimental y los modelos hemorrágicos que usaron ratones deficientes
en factor de coagulación de la sangre XI y los resultados experimentales de un anticuerpo neutralizante anti-factor de coagulación de la sangre XI o un antisentido en trombosis experimental y modelos hemorrágicos que usaron monos o conejos, además de los resultados de observaciones de la deficiencia del factor de coagulación de la sangre XI en seres humanos (véase la Literatura no patente 4 a 8).
Basándose en los resultados anteriores, se espera que FXIa sea una diana muy atractiva sin presentar el efecto secundario de la hemorragia cuando se desarrolla un agente antitrombótico para el tratamiento y/o la prevención y un inhibidor de FXIa se vuelve un antitrombótico muy potente y seguro para el tratamiento o la prevención sin tener efectos secundarios no deseables tales como hemorragia.
Por otra parte, como compuestos del estado de la técnica para la presente invención, se describen los siguientes compuestos:
Se ha descrito en la Literatura de patente 1 que un compuesto representado por la fórmula general (A):
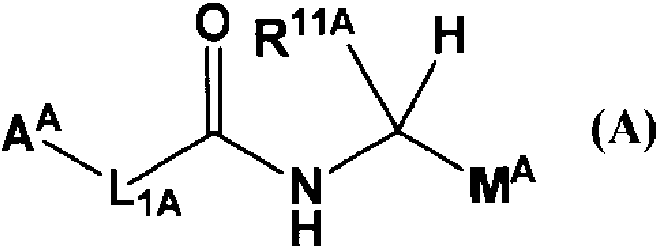
(en donde AA representa un heterociclo de 5 a 12 miembros o similares; L ia representa -CH=CH- o similares; R11A representa bencilo o similares; y MA representa imidazolilo o similares) es útil como inhibidor selectivo de FXIa o un inhibidor dual de FXIa y la calicreína plasmática.
Además, se ha descrito en la Literatura de patente 2 que un compuesto representado por la fórmula general (B-I):

(en donde AB representa un heterociclo de 5 a 12 miembros o similares; L ib representa -CH=CH- o similares; R11B representa bencilo o similares; R3B representa fenilo o similares; R4B representa cloro o similares; R8aB representa hidrógeno o similares); o la fórmula general (B-II):

(en donde MB representa piridilo o similares; y los otros símbolos tienen los mismos significados que se han descrito anteriormente) inhibe FXIa y/o la calicreína plasmática.
Además, se ha descrito en la Literatura de patente 3 que un compuesto representado por la fórmula general (C):

(en donde W representa CO o similares; GC representa un enlace directo o similares; G1C, G2C, G3C y G4C representan cada uno independientemente C o N o similares; R9C representa un arilo o similares; R10C representa un heteroarilo o similares; y R1AC representa un heteroarilalquilo o similares) es útil como modulador de la y secretasa. Sin embargo, no se informa que el compuesto representado por la fórmula (C) tenga una actividad inhibidora de FXIa.
Además, se ha descrito en la Literatura de patente 4 que un compuesto representado por la fórmula general (D):

(en donde Rid representa hidrógeno o similares; R2D representa un arilo o similares; R3D representa hidrógeno o similares; R4D representa hidrógeno o similares; y R5D representa un heteroarilalquilo o similares) es útil como modulador de la MAP cinasa p38.
Además, se ha descrito en la Literatura de patente 5 que un compuesto representado por la fórmula general (E):

(en donde LE representa un conector que proporciona 0 a 6 átomos o similares; XE representa un heteroarilo o similares; ZE representa un halógeno o similares; QE representa CO o similares; y R2E y R3E representan cada uno independientemente hidrógeno, un arilo o similares) es útil como inhibidor de la dipeptidil peptidasa.
Además, se ha descrito en la Literatura de patente 6 que un compuesto representado por la fórmula general (F):

(en donde Cyc1F representa un heteroarilo de 5 a 10 miembros o similares, Cyc2F representa un arilo C5-C10 o similares, Cyc3F representa un arilo C5-C10 o un heteroarilo de 5 a 10 miembros o similares, U representa CH2 o similares, Y representa N o C(R5F) o similares, y R6F representa un heteroarilo de 5 a 10 miembros o similares) es útil como inhibidor selectivo de FXIa o un inhibidor dual de FXIa y calicreína plasmática.
Sin embargo, ninguna de la bibliografía desvela específicamente el compuesto de la presente invención.
Listas de citas
Literatura de patente
Literatura de patente 1: WO 2007070826 A
Literatura de patente 2 WO 2008076805 A
Literatura de patente 3 WO 2009076337 A
Literatura de patente 4 WO 2003068230 A
Literatura de patente 5 EP 1506967 A1
Literatura de patente 6 WO 2013093484 A
Literatura no patente
Literatura no patente 1 Blood Coagulation and Fibrinolysis, 2006, Vol. 17, páginas 251-257
Literatura no patente 2 Science, 1991, Vol. 253, páginas 909-912
Literatura no patente 3 Blood, 2003, Vol. 102, páginas 953-955
Literatura no patente 4 Journal of Thrombosis and Haemostasis, 2005, Vol. 3, páginas 695-702
Literatura no patente 5 Journal of Thrombosis and Haemostasis, 2006, Vol. 4, páginas 1982-1988 Literatura no patente 6 Blood, 2012, Vol. 119, páginas 2401-2408
Literatura no patente 7 Blood, 2009, Vol. 113, páginas 936-944
Literatura no patente 8 Journal of Thrombosis and Haemostasis, 2006, Vol. 4, páginas 1496-1501 Sumario de la invención
Problemas técnicos
Es un objetivo de la presente invención desarrollar un compuesto que sea un potente inhibidor de FXIa, sea excelente en la absorbabilidad oral y cinética en sangre, presente una potente actividad anticoagulación durante un largo periodo de tiempo después de la administración por vía oral y tenga una discrepancia entre la actividad de anticoagulación y una actividad inhibidora de CYP.
Soluciones a los problemas
Los presentes inventores han realizado amplios estudios para lograr el objetivo anteriormente descrito. Como resultado, los presentes inventores han encontrado que el compuesto de la presente invención es capaz de lograr el objetivo anteriormente descrito, y han completado la presente invención.
En otras palabras, la presente invención se refiere a los siguientes:
[1] Un compuesto representado por la fórmula general (I):

[en donde,

representa:

representa:

y X representa CH o N];
una sal del mismo, un solvato del mismo o un N-óxido del mismo;
[2] el compuesto según el punto [1] anterior, en donde el compuesto representado por la fórmula general (I) es
(3S)-3-[5-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-7-[5-doro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona, una sal de la misma, un solvato de la misma o un N-óxido de la misma;
[3] el compuesto según el punto [1] anterior, en donde el compuesto representado por la fórmula general (I) es
(6S)-6-[2-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-2-[5-cloro-2-(1H-tetrazol-1-il)fenil]-7,8-dihidropirrolo[1,2-a]pirimidin-4(6H)-ona, una sal de la misma, un solvato de la misma o un N-óxido de la misma;
[4] el compuesto según el punto [1] anterior, en donde el compuesto representado por la fórmula general (I) es 1-(2-{(3S)-3-[5-(4-aminofenil)-4-fluoro-1H-imidazol-2-il]-5-oxo-1,2,3,5-tetrahidro-7-indolizinil}-4-clorofenil)-1H-1,2,3-triazol-4-carbonitrilo, una sal del mismo, un solvato del mismo o un N-óxido del mismo;
[5] una composición farmacéutica que comprende el compuesto según uno cualquiera de los puntos [1] a [4] anteriores, una sal del mismo, un solvato del mismo, o un N-óxido del mismo como principio activo;
[6] el compuesto según uno cualquiera de los puntos [1] a [4] anteriores, una sal del mismo, un solvato del mismo o un N-óxido del mismo para su uso como un inhibidor de FXIa;
[7] el compuesto según uno cualquiera de los puntos [1] a [4] anteriores, una sal del mismo, un solvato del mismo o un N-óxido del mismo un agente para su uso en la prevención y/o tratamiento de la enfermedad tromboembólica;
[8] el compuesto para su uso según el punto [7] anterior, en donde la enfermedad tromboembólica es trastorno tromboembólico cardiovascular arterial, trastorno tromboembólico cardiovascular venoso, trastorno tromboembólico cerebrovascular arterial, trastorno tromboembólico cerebrovascular venoso o trastorno tromboembólico en la cavidad cardíaca o en la circulación periférica;
[9] el compuesto para su uso según el punto [7] u [8] anterior, en donde la enfermedad tromboembólica es la enfermedad de las arterias coronarias, angina inestable, síndrome coronario agudo, fibrilación auricular, infarto de miocardio, muerte súbita isquémica, ataque isquémico transitorio, accidente cerebrovascular cerebral, enfermedad arterial periférica, aterosclerosis, enfermedad arterial oclusiva periférica, trombosis venosa, tromboembolia venosa, trombosis venosa profunda, tromboflebitis, embolia arterial, trombosis de las arterias coronarias, trombosis arterial cerebral, embolia cerebral, embolia renal, trombosis de la vena porta, embolia pulmonar, infarto pulmonar, embolia hepática, enfermedad veno-oclusiva hepática/síndrome de obstrucción sinusoidal, microangiopatía trombótica, coagulación intravascular diseminada, septicemia, síndrome disneico agudo, lesión pulmonar aguda, síndrome de anticuerpos antifosfolípidos, trombosis resultante de cirugía de revascularización coronaria o trombosis inducida por tratamiento en el que la sangre se expone a una superficie artificial que promueve la formación de trombos;
[10] el compuesto para su uso según uno cualquiera de los puntos [7] a [9] anteriores, en donde la enfermedad tromboembólica es tromboembolia venosa, accidente cerebrovascular isquémico, enfermedad tromboembólica inducida por tratamiento en el que la sangre se expone a una superficie artificial que promueve la formación de trombos, síndrome coronario agudo, enfermedad de las arterias coronarias o enfermedad arterial periférica.
Efectos ventajosos de la invención
El compuesto de la presente invención es un potente inhibidor de FXIa y, por tanto, es un agente eficaz para su uso en la prevención y/o el tratamiento de enfermedad tromboembólica.
Breve descripción de los dibujos
La Fig. 1 muestra el cambio en la concentración del compuesto en el plasma del compuesto descrito en el Ejemplo 2 (10) cuando se administra por vía oral a ratas (1 mg/kg) y la relación con APTT * 2 en un ensayo in vitro. El eje longitudinal muestra la concentración del compuesto en el plasma y el eje horizontal muestra el tiempo después de la administración por vía oral.
La Fig. 2 muestra el cambio en la concentración del compuesto en el plasma del compuesto descrito en el Ejemplo 4 (10) cuando se administra por vía oral a ratas (1 mg/kg) y la relación con APTT * 2 en un ensayo in vitro. El eje longitudinal muestra la concentración del compuesto en el plasma y el eje horizontal muestra el tiempo después de la administración por vía oral.
La Fig. 3 muestra el cambio en la concentración del compuesto en el plasma del compuesto descrito en el Ejemplo comparativo 2 (3) al ser administrado por vía oral a ratas (1 mg/kg) y la relación con APTT * 2 en un ensayo in vitro. El eje longitudinal muestra la concentración del compuesto en el plasma y el eje horizontal muestra el tiempo después de la administración por vía oral.
Descripción de realizaciones
La presente invención se describirá en detalle a continuación.
En la presente invención, a menos que se especifique de otro modo, el símbolo: representa que un sustituyente se une a la parte trasera sobre la superficie del papel (en otras palabras, configuración a), el símbolo: ^ representa que un sustituyente se une a la parte delantera sobre la superficie del papel (en otras palabras, configuración (3) y el símbolo: representa una mezcla arbitraria de la configuración a y la configuración (3, como sería evidente para los expertos en la técnica.
Como se describe en la presente memoria, un grupo alquilo incluye lineales y ramificados. Además, están incluidos en la presente invención todos los isómeros debidos a la presencia de carbono(s) asimétrico(s) y similares (configuraciones R, S, a y p, enantiómero(s) y diaestereómero(s)), sustancias ópticamente activas que tienen rotación óptica (formas D, L, d y l), sustancias polares por separación cromatográfica (sustancias más polares y menos polares), compuestos en equilibrio (por ejemplo, tautómeros debido a un enlace amida y similares), isómeros de rotación, una mezcla de los mismos en cualquier proporción y una mezcla racémica.
Además, los isómeros ópticos en la presente invención pueden incluir no solo isómeros 100 % puros, sino también isómeros ópticos menos de 50 % puros.
El compuesto de la presente invención se puede convertir en una sal correspondiente por un método conocido. La sal es preferentemente una sal farmacéuticamente aceptable y es más preferentemente una sal soluble en agua. Los ejemplos de sal apropiada incluyen una sal de adición de ácido (tal como una sal de un ácido inorgánico, por ejemplo, un clorhidrato, un bromhidrato, un yodhidrato, un sulfato, un fosfato y un nitrato, además de una sal de un ácido orgánico, por ejemplo, un acetato, un lactato, un tartrato, un benzoato, un citrato, un metanosulfonato, un etanosulfonato, un bencenosulfonato, un toluenosulfonato, un isetionato, un glucuronato y un gluconato), una sal de un metal alcalino (tal como potasio y sodio), una sal de un metal alcalinotérreo (tal como calcio y magnesio), una sal de amonio o una sal de una amina orgánica farmacéuticamente aceptable (tal como tetrametilamonio, trietilamina, metilamina, dimetilamina, ciclopentilamina, bencilamina, fenetilamina, piperidina, monoetanolamina, dietanolamina, tris(hidroximetil)aminometano, lisina, arginina y N-metil-D-glucamina) y similares.
El compuesto de la presente invención o una sal del mismo también se pueden convertir en un solvato. El solvato es preferentemente un solvato de baja toxicidad y soluble en agua. Los ejemplos del solvato apropiado incluyen un solvato de agua y un solvato de un disolvente basado en alcohol (tal como un solvato de etanol).
Un N-óxido del compuesto de la presente invención representa un compuesto obtenido por oxidación de un átomo de nitrógeno en el compuesto de la presente invención. Además, el N-óxido del compuesto de la presente invención se puede convertir además en la sal de metal alcalino (alcalinotérreo) anteriormente descrita, la sal de amonio, la sal de amina orgánica o la sal de adición de ácido.
Además, el compuesto de la presente invención podría usarse para producir un profármaco del mismo. Un profármaco del compuesto de la presente invención se refiere a un compuesto que se convierte en el compuesto de la presente invención por una reacción provocada por una enzima, ácido gástrico y similares in vivo. Específicamente, los ejemplos del profármaco del compuesto de la presente invención incluyen un compuesto
obtenido haciendo que un grupo amino del compuesto de la presente invención sea eicosanoilado, alanilado, pentilaminocarbonilado, (5-metil-2-oxo-1,3-dioxolen-4-il)metoxicarbonilado, tetrahidrofuranilado, pirrolidilmetilado, pivaloiloximetilado, acetoximetilado, terc-butilado y similares. Estos compuestos se pueden preparar por un método conocido. Además, el profármaco del compuesto de la presente invención puede ser o un hidrato o un no hidrato. Además, el profármaco del compuesto de la presente invención puede ser un compuesto que se convierte en el compuesto de la presente invención en una condición fisiológica como se describe en "Iyakuhin no kaihatsu (Investigación y desarrollo farmacéutico)", Vol. 7, "Bunshi sekkei (Diseño Molecular)", páginas 163-198, Hirokawa-Shoten Ltd., publicado en 1990.
Además, cada átomo que constituye el compuesto de la presente invención también se puede sustituir por un isótopo (tal como 2H, 3H, 13C, 14C, 15N, 16N, 17O, 18O, 35S, 36Cl, 77Br y 125I) y similares.
El compuesto de la presente invención puede formar un cocristal o sal cocristalina farmacéuticamente aceptable. A este respecto, el cocristal o la sal cocristalina significa un material cristalino que está constituido por dos o más tipos de sólidos únicos a temperatura ambiente cada uno de los cuales tiene diferentes características físicas (por ejemplo, la estructura, el punto de fusión, el calor de fusión, la propiedad higroscópica, la solubilidad, la estabilidad y similares). El cocristal o la sal cocristalina se pueden preparar por un método conocido para la cocristalización en sí.
[Procesos para la preparación del compuesto de la presente invención]
El compuesto de la presente invención se puede preparar por un método conocido. Por ejemplo, el compuesto de la presente invención se puede preparar mejorando y combinando apropiadamente los métodos descritos a continuación, los métodos descritos en los ejemplos o el método descrito en Comprehensive Organic Transformations: A Guide to Functional Group Preparations 2a Edición (Richard C. Larock, John Wiley & Sons Inc., 1999 y similares.
[Toxicidad]
La toxicidad del compuesto de la presente invención es suficientemente baja, y el compuesto de la presente invención se puede usar con seguridad como un producto farmacéutico.
[Aplicación a productos farmacéuticos]
El compuesto de la presente invención tiene una potente actividad inhibidora de FXIa. Por consiguiente, el compuesto de la presente invención es útil para la prevención y/o el tratamiento de enfermedad tromboembólica, por ejemplo, trastorno tromboembólico cardiovascular arterial, trastorno tromboembólico cardiovascular venoso, trastorno tromboembólico cerebrovascular arterial, trastorno tromboembólico cerebrovascular venoso y trastorno tromboembólico en la cavidad cardíaca o en la circulación periférica.
Los ejemplos del trastorno tromboembólico cardiovascular arterial incluyen enfermedad de las arterias coronarias, cardiomiopatía isquémica, síndrome coronario agudo, trombosis de las arterias coronarias, complicaciones isquémicas de angina inestable e infarto de miocardio sin onda Q, infarto agudo de miocardio con elevación del segmento ST y/o sin elevación del segmento ST que es con cuidado médico o implica intervención coronaria percutánea, angina de pecho tal como angina de pecho estable (inducida por el ejercicio), angina de pecho variante, angina inestable, infarto de miocardio (tal como infarto de miocardio inicial e infarto de miocardio recurrente), infarto agudo de miocardio, reoclusión y estenosis de un vaso sanguíneo después de la cirugía de revascularización coronaria, reoclusión y estenosis después de la angioplastia transluminal percutánea, implante de prótesis endovascular cardíaca/transcoronaria y después de terapia trombolítica para arteria coronaria, muerte súbita isquémica y similares.
Los ejemplos de la enfermedad tromboembólica cardiovascular venosa incluyen trombosis venosa profunda (TVP) y/o embolia pulmonar (EP) en cirugía general mayor, cirugía abdominal, artroplastia para reemplazo de cadera, artroplastia para reemplazo de rodilla, cirugía de fractura de cadera, fractura de múltiples huesos, traumatismo múltiple, lesión traumática, lesión de la médula espinal, lesión por quemadura o en el momento de entrar en la unidad de cuidados intensivos, TVP y/o EP en un paciente con enfermedad médica aguda con una actividad física significativamente limitada, TVP y/o EP en un paciente que recibe quimioterapia para el cáncer, TVP y/o EP en un paciente con accidente cerebrovascular cerebral, TVP sintomática o asintomática independientemente de la presencia/ausencia de EP y similares.
Los ejemplos del trastorno tromboembólico cerebrovascular arterial incluyen accidente cerebrovascular cerebral, accidente cerebrovascular isquémico, la fase aguda del infarto cerebral, accidente cerebrovascular cerebral en un paciente con fibrilación auricular no valvular o fibrilación auricular valvular, trombosis arterial cerebral, infarto cerebral, ataque isquémico transitorio (AIT), infarto lacunar, infarto cerebral aterotrombótico, embolia cerebral arterial, trombosis cerebral, trastorno cerebrovascular, infarto cerebral asintomático, demencia vascular y similares. Los ejemplos del trastorno tromboembólico cerebrovascular venoso incluyen trombosis venosa intracraneal, embolia
cerebral, trombosis cerebral, trombosis en el seno venoso cerebral, trombosis en el seno venoso intracraneal, trombosis en el seno cavernoso y similares.
Los ejemplos de la enfermedad tromboembólica en la cavidad cardíaca o en la circulación periférica incluyen trombosis venosa, tromboembolia venosa sistémica, tromboembolia venosa recurrente, tromboflebitis, fibrilación auricular no valvular y valvular, embolia cardiogénica, coagulación intravascular diseminada (CID), septicemia, síndrome disneico agudo (SDA), lesión pulmonar aguda (LPA), enfermedad pulmonar obstructiva crónica, síndrome de anticuerpos antifosfolípidos, embolia hepática, enfermedad veno-oclusiva hepática (EVO), embolia renal, trombosis de la vena renal, oclusión de la arteria renal, síndrome nefrótico refractario debido a nefropatía membranosa o glomerulonefritis esclerosante focal, trombosis de la vena esplénica, oclusión arterial mesentérica superior, trombosis de la vena porta, oclusión de la vena de la retina, aterosclerosis, aterotrombosis, enfermedad oclusiva arterial periférica (EOAP), enfermedad arterial periférica, embolia arterial, diabetes y síndrome metabólico, así como secuelas de la misma, trombosis inducida por el tratamiento en el que la sangre se expone a una superficie artificial (tal como un implante médico, un dispositivo médico, un catéter, una prótesis endovascular, una válvula cardíaca protésica y un hemodializador) que promueve la formación de trombos y similares.
Los ejemplos preferibles de la enfermedad tromboembólica incluyen enfermedad de las arterias coronarias, angina inestable, síndrome coronario agudo, fibrilación auricular, infarto de miocardio (tal como infarto de miocardio inicial e infarto de miocardio recurrente), muerte súbita isquémica, ataque isquémico transitorio, accidente cerebrovascular cerebral, enfermedad arterial periférica, aterosclerosis, enfermedad arterial oclusiva periférica, trombosis venosa, tromboembolia venosa, trombosis venosa profunda, tromboflebitis, embolia arterial, trombosis de las arterias coronarias, trombosis arterial cerebral, embolia cerebral, embolia renal, trombosis de la vena porta, embolia pulmonar, infarto pulmonar, embolia hepática, enfermedad veno-oclusiva hepática (EVO)/síndrome de obstrucción sinusoidal (SOS), microangiopatía trombótica (MAT), coagulación intravascular diseminada (CID), septicemia, síndrome disneico agudo (SDA), lesión pulmonar aguda (LPA), síndrome de anticuerpos antifosfolípidos, trombosis debida a cirugía de revascularización coronaria, trombosis inducida por el tratamiento en el que la sangre se expone a una superficie artificial (tal como un implante médico, un dispositivo médico, un catéter, una prótesis endovascular, una válvula cardíaca protésica y un hemodializador) que promueve la formación de trombos y similares.
En la presente memoria descriptiva, la fibrilación auricular, la aterosclerosis o la septicemia incluye enfermedad tromboembólica inducida por fibrilación auricular, aterosclerosis o septicemia.
Los ejemplos más preferibles de la enfermedad tromboembólica incluyen tromboembolia venosa (TEV), accidente cerebrovascular isquémico, enfermedad tromboembólica inducida por el tratamiento en el que la sangre se expone a una superficie artificial que promueve la formación de trombos, síndrome coronario agudo, enfermedad de las arterias coronarias, enfermedad arterial periférica y similares.
La tromboembolia venosa (TEV) incluye trombosis venosa profunda (TVP), embolia pulmonar (EP) y embolia pulmonar que implica trombosis venosa profunda. La prevención y/o el tratamiento de la TEV incluye la inhibición de la aparición de TEV en un paciente que se somete a una cirugía ortopédica de extremidad inferior (tal como artroplastia de reemplazo de rodilla total, reemplazo de cadera total y operación de fractura de la cadera), la inhibición de la aparición de TVP y/o EP en un paciente con enfermedad médica aguda con una actividad física significativamente limitada, la inhibición intraoperatoria y/o posoperatoria de la aparición de TEV en un paciente que se somete a una cirugía abdominal y la inhibición de la aparición de TVP y/o EP en un paciente que se somete a una quimioterapia para el cáncer.
La prevención y/o el tratamiento del accidente cerebrovascular isquémico incluye la inhibición de la aparición de accidente cerebrovascular isquémico y embolia sistémica en un paciente con fibrilación auricular no valvular, la inhibición de la aparición de accidente cerebrovascular cerebral recurrente y embolia sistémica en un paciente con accidente cerebrovascular embólico de origen indeterminado (ESUS), la inhibición de la aparición de accidente cerebrovascular isquémico y embolia sistémica en un paciente con fibrilación auricular asociada a síndrome coronario agudo (SCA), la inhibición de la aparición de accidente cerebrovascular isquémico y embolia sistémica en un paciente con fibrilación auricular con enfermedad renal crónica (ERC) o insuficiencia renal terminal y la inhibición de la reaparición de accidente cerebrovascular isquémico (exceptuando embolia cardiogénica).
La prevención y/o el tratamiento de la enfermedad tromboembólica inducida por el tratamiento en el que la sangre se expone a una superficie artificial que promueve la formación de trombos incluye la prevención y/o el tratamiento de enfermedad tromboembólica en un paciente que se somete a una sustitución protésica, la prevención y/o el tratamiento de enfermedad tromboembólica en un paciente con instalación de un dispositivo de asistencia ventricular tal como un dispositivo de asistencia ventricular implantable, un dispositivo de asistencia ventricular de tipo sustitución total, un dispositivo de asistencia ventricular percutánea y un dispositivo de asistencia ventricular extracorpórea y la prevención y/o el tratamiento de enfermedad tromboembólica en un paciente con una prótesis endovascular de las arterias coronarias permanente.
La prevención y/o el tratamiento del síndrome coronario agudo (SCA), enfermedad de las arterias coronarias o enfermedad arterial periférica incluye la inhibición de un evento cardiovascular en un paciente con síndrome
coronario agudo (SCA), la inhibición de un evento cardiovascular en un paciente con enfermedad de las arterias coronarias o enfermedad arterial periférica y la inhibición de un evento cardiovascular en un paciente con diabetes con un alto riesgo cardiovascular (más preferentemente, en un paciente con diabetes de tipo 2).
Además, el compuesto de la presente invención tiene una acción inhibidora de la calicreína plasmática y, por tanto, es útil para la prevención y/o el tratamiento de enfermedad asociada a calicreína plasmática.
Los ejemplos de la enfermedad asociada a calicreína plasmática incluyen retinopatía, retinopatía diabética, retinopatía hipertensora, retinopatía proliferativa y no proliferativa, degeneración macular senil (DMS), trastorno relacionado con la prevención y/o el tratamiento de hematoma o elevada permeabilidad vascular, enfermedad relacionada con edema, angioedema hereditario (AEH), edema macular diabético (EMD), edema macular clínicamente significativo (EMCS), edema macular cistoide (EMC), edema retinal, edema relacionado con la neuroglia, edema cerebral, linfedema, angioedema, lesión cerebral traumática, accidente cerebrovascular hemorrágico, hemorragia intracerebral, aneurisma cerebral, malformación arteriovenosa, lesión de la médula espinal, lesión por isquemia-reperfusión, isquemia, isquemia cerebral, dolor, trastorno acompañado con elementos de inflamación, encefalitis, esclerosis múltiple, prurito, artritis, enfermedad inflamatoria del intestino, gota, psoriasis, enfermedad relacionada con la activación de células estrelladas, enfermedad de Alzheimer, enfermedad de Parkinson, esclerosis lateral amiotrófica, enfermedad de Creutzfeldt-Jakob, epilepsia, hipertensión esencial, hipertensión relacionada con diabetes o hiperlipidemia, insuficiencia renal, enfermedad renal crónica, insuficiencia cardíaca, proteinuria, pérdida de sangre durante la cirugía y similares.
Los ejemplos preferibles de la enfermedad asociada a calicreína plasmática incluyen enfermedad relacionada con edema, angioedema hereditario, edema macular, edema cerebral, retinopatía, formación de edema relacionado con lesión por isquemia-reperfusión, así como pérdida de sangre durante cirugía tal como derivación cardiopulmonar y revascularización coronaria.
Cuando el compuesto de la presente invención se aplica a un fármaco, el compuesto de la presente invención se puede usar no solo como un único agente, sino también como una medicina combinada que se combina con otro(s) principio(s) activo(s), por ejemplo, agente(s) y similares que se enumeran a continuación con el fin, por ejemplo, de: (1) complementación y/o mejora de los efectos para prevenir, tratar y/o mejorar síntomas,
(2) mejora en la cinética o absorción, y reducción de la dosis, y/o
(3) reducción de los efectos secundarios.
Cuando el compuesto de la presente invención se usa para la prevención y/o el tratamiento de enfermedad tromboembólica, los ejemplos de agente(s) combinado(s) que se usan en combinación con el compuesto de la presente invención incluyen un agente anticoagulante, un agente antiplaquetario, un agente trombolítico, un agente fibrinolítico, una inhibidor de la serina proteasa, un inhibidor de la elastasa, un esteroide, una combinación de los mismos y similares.
Los ejemplos del agente anticoagulante incluyen un inhibidor de trombina, un activador antitrombina III, un activador del cofactor II de la heparina, otros inhibidores de FXIa, un inhibidor de la calicreína plasmática y/o tisular, un inhibidor del inhibidor del activador de plasminógeno (PAI-1), un inhibidor del inhibidor de la fibrinólisis activable por trombina (TAFI), un inhibidor del factor VIIa, un inhibidor del factor VIIIa, un inhibidor del factor IXa, un inhibidor del factor Xa, un inhibidor del factor XIIa, una combinación de los mismos y similares.
Los ejemplos de antiagregante plaquetario incluyen un bloqueante de GPII/IIIa, un antagonista de receptores activados por proteasa (PAR-1), un antagonista de PAR-4, un inhibidor de la fosfodiesterasa III, otros inhibidores de la fosfodiesterasa, un antagonista de P2X1, un antagonista de receptores de P2Y1, un antagonista de P2Y12, un antagonista de receptores de tromboxano, un inhibidor de la tromboxano A2 sintetasa, un inhibidor de la ciclooxigenasa-1, un inhibidor de la fosfolipasa D1, un inhibidor de la fosfolipasa D2, un inhibidor de la fosfolipasa D, un antagonista de la glucoproteína VI (GPVI), un antagonista de la glucoproteína Ib (GPIB), un antagonista de GAS6, aspirina, una combinación de los mismos y similares.
Preferentemente, el agente combinado es un antiagregante plaquetario.
Los ejemplos preferibles del antiagregante plaquetario incluyen clopidogrel, prasugrel, ticagrelor, cangrelor, elinogrel, cilostazol, sarpogrelato, iloprost, beraprost, limaprost y/o aspirina, una combinación de los mismos y similares.
Preferentemente, el agente combinado es warfarina, heparina sin fraccionar, heparina de bajo peso molecular, enoxaparina, dalteparina, bemiparina, tinzaparina, semuloparina sódica (AVE-5026), danaparoide, un pentasacárido sintetizado, fondaparinux, hirudina, disulfatohirudina, lepirudina, bivalirudina, desirudina, argatrobán, aspirina, ibuprofeno, naproxeno, sulindaco, indometacina, mefenamato, droxicam, diclofenaco, sulfinpirazona, piroxicam, ticlopidina, clopidogrel, prasugrel, ticagrelor, cangrelor, elinogrel, cilostazol, sarpogrelato, iloprost, beraprost, limaprost, tirofibán, eptifibatida, abciximab, melagatrán, ximelagatrán, dabigatrán, rivaroxabán, apixabán, edoxabán, darexabán, betrixabán, TAK-442, activador tisular del plasminógeno, un activador tisular del plasminógeno
modificado, anistreplasa, urocinasa, estreptocinasa, gabexato, gabexato mesilato, nafamostat, sivelestat, hidrato de sivelestat sódico, alvelestat (AZD-9668), ZD-8321/0892, ICI-200880, elafina humana (tiprelestat), elafina, a1-antitripsina (A1AT), cortisona, betametasona, dexametasona, hidrocortisona, metilprednisolona, prednisolona, triamcinolona o una combinación de los mismos.
En otra realización, los ejemplos del agente combinado en la presente invención incluyen un abridor de los canales de potasio, un bloqueante de los canales de potasio, un bloqueante de los canales de calcio, un inhibidor del intercambiador sodio-hidrógeno, un agente antiarrítmico, un agente antiarteriosclerótico, un agente anticoagulante, un antiagregante plaquetario, un agente antitrombótico, un agente trombolítico, un antagonista de fibrinógeno, un diurético antihipertensor, un inhibidor de la ATPasa, un antagonista de receptores mineralocorticoides, un inhibidor de la fosfodiesterasa, un agente antidiabético, un inhibidor de la proteasa, un inhibidor de elastasa, un agente antiinflamatorio, un antioxidante, un agente modulador de la angiogénesis, un agente para tratar osteoporosis, terapia de reemplazo hormonal, un agente modulador de receptores hormonales, un anticonceptivo oral, un fármaco contra la obesidad, un fármaco antidepresivo, un agente ansiolítico, un agente antipsicótico, un agente antiproliferativo, un agente antitumoral, agentes antiulcerosos y de reflujo gastroesofágico, un agente de hormona de crecimiento y/o un secretagogo de la hormona de crecimiento, un mimético tiroideo, un agente antiinfeccioso, un agente antiviral, un agente antimicrobiano, un agente antifúngico, un fármaco para tratar hipercolesterolemia/dislipidemia y terapia para mejorar el perfil de los lípidos, preacondicionamiento de isquemia simulada y/o un agente para miocardio aturdido, una combinación de los mismos y similares.
En otra realización, los ejemplos del agente combinado en la presente invención adicional incluyen un agente antiarrítmico, un agente antihipertensor, un agente anticoagulante, un antiagregante plaquetario, un agente trombolítico, un agente fibrinolítico, un bloqueante de los canales de calcio, un bloqueante de los canales de potasio, un agente colesterolemiante/hipolipemiante, un inhibidor de serina proteasas, un inhibidor de elastasa, un agente antiinflamatorio, una combinación de los mismos y similares.
Los ejemplos del agente antiarrítmico incluyen un inhibidor IKur, un inhibidor de elastasa, un inhibidor de serina proteasas, un esteroide y similares.
Los ejemplos del agente antihipertensor incluyen un inhibidor de ACE, un antagonista de receptores de AT-1, un antagonista de receptores p-adrenérgicos, un antagonista de receptores de ETA, un antagonista de receptores duales ETA/AT-1, un inhibidor de la vasopeptidasa y similares.
En una realización preferible, los ejemplos del agente combinado en la presente invención incluyen un antiagregante plaquetario y una combinación de los mismos.
La medicina combinada del compuesto de la presente invención con el (los) otro(s) agente(s) anteriormente descrito(s) se puede administrar en forma de un agente de combinación en el que ambos componentes se combinan en una preparación o se pueden administrar en forma de preparaciones separadas por la misma vía de administración o vías de administración diferente. Cuando las preparaciones separadas se administran, las preparaciones no se administran necesariamente concomitantemente, sino según se necesite, cada uno de las preparaciones se puede administrar con una diferencia de tiempo. Además, en el caso de las administraciones con una diferencia de tiempo, el orden de las administraciones no está particularmente limitado, pero se puede ajustar apropiadamente para lograr la eficacia deseada del fármaco.
La dosis del (de los) otro(s) agente(s) anteriormente descrito(s) que se usan en combinación con el compuesto de la presente invención puede ser apropiadamente aumentada o reducida basándose en la dosis clínicamente usada del (de los) agente(s) o un agente similar a los mismos. Además, la relación combinada entre el compuesto de la presente invención y el (los) otro(s) agente(s) se puede ajustar apropiadamente considerando la edad y el peso corporal del sujeto de administración, el método para la administración, la duración de la administración, la enfermedad objetivo, el síntoma y similares. Se pueden combinar aproximadamente 0,01 a 100 partes en peso de otro(s) agente(s) con 1 parte en peso del compuesto de la presente invención. Se pueden usar dos o más tipos de otro(s) agente(s). Además, los ejemplos del (de los) otro(s) agente(s) incluyen no solo los enumerados anteriormente, sino también el (los) fármaco(s) que tienen el mismo mecanismo que los enumerados anteriormente. El (Los) fármaco(s) que tienen el mismo mecanismo que los enumerados anteriormente incluyen no solo los que se han encontrado hasta ahora, sino también los que se encontrarán en el futuro.
El compuesto de la presente invención se administra normalmente por vía sistémica o por vía local, en forma de una preparación oral o una preparación parenteral. Los ejemplos de la preparación oral incluyen una preparación líquida oral (tal como un elixir, un jarabe, un agente líquido farmacéuticamente aceptable, una suspensión y una emulsión), una preparación sólida oral (tal como un comprimido (incluyendo un comprimido sublingual y un comprimido disgregante por vía oral), una píldora, una cápsula (incluyendo una cápsula dura, una cápsula blanda, una cápsula de gelatina y una microcápsula), un agente en polvo, un gránulo y una pastilla para chupar) y similares. Los ejemplos del preparación parenteral incluyen una preparación líquida (tal como una preparación para inyección (tal como una preparación para inyección intravítrea, una preparación para inyección subcutánea, una preparación para inyección intravenosa, una preparación para inyección intramuscular, una preparación para inyección intraperitoneal
y una preparación para infusión por goteo), un colirio (tal como un colirio acuoso (tal como una disolución oftálmica acuosa, una suspensión oftálmica acuosa, un colirio viscoso y un colirio solubilizado) y un colirio no acuoso (tal como una disolución oftálmica no acuosa y una suspensión oftálmica no acuosa))), una preparación externa (tal como una pomada (tal como una pomada oftálmica)), una gota ótica y similares. La preparación anteriormente descrita puede ser una preparación de liberación controlada tal como una preparación de liberación inmediata y una preparación de liberación sostenida. La preparación anteriormente descrita se puede preparar por un método conocido, por ejemplo, por un método descrito en la Farmacopea de Japón o similares.
La preparación líquida oral como preparación oral se prepara, por ejemplo, disolviendo, suspendiendo o emulsionando un principio activo en un diluyente generalmente usado (tal como agua purificada, etanol y un líquido mixto de la misma). Además, la preparación líquida puede contener además un agente humectante, un agente de suspensión, un agente emulsionante, un edulcorante, un aromatizante, un perfume, un conservante, un tampón y similares.
La preparación sólida oral como preparación oral se prepara, por ejemplo, mezclando un principio activo con un excipiente (tal como lactosa, manitol, glucosa, celulosa microcristalina y almidón), un agente de unión (tal como hidroxipropilcelulosa, polivinilpirrolidona y aluminometasilicato de magnesio), un agente disgregante (tal como glicolato cálcico de celulosa), un lubricante (tal como estearato de magnesio), un estabilizador, un agente solubilizante (tal como ácido glutámico y ácido aspártico) y similares por un procedimiento rutinario. Además, si fuera necesario, el principio activo se puede recubrir con un agente de recubrimiento (tal como azúcar blanda blanca, gelatina, hidroxipropilcelulosa y ftalato de hidroxipropilmetilcelulosa) o se puede recubrir con dos o más capas.
La preparación externa como preparación parenteral se prepara por un método conocido o según una formulación normalmente usada. Por ejemplo, se prepara una pomada triturando o fundiendo un principio activo en una base. Se selecciona una base de pomada de las que se conocen y las que normalmente se usan. Por ejemplo, se usa una seleccionada de las siguientes o se usan dos o más tipos seleccionados de los siguientes mezclándose juntos: un ácido graso superior o un éster de ácido graso superior (tal como ácido adípico, ácido mirístico, ácido palmítico, ácido esteárico, ácido oleico, un adipato, un miristato, un palmitato, un estearato y un oleato), ceras (tales como cera de abeja, cera de ballena y ceresina), un agente tensioactivo (tal como un éster fosfórico de alquil éter de polioxietileno), un alcohol superior (tal como cetanol, alcohol estearílico y alcohol cetoestearílico), un aceite de silicona (tal como dimetilpolisiloxano), hidrocarburos (tales como vaselina hidrófila, vaselina filante, lanolina purificada y parafina líquida), glicoles (tales como etilenglicol, dietilenglicol, propilenglicol, polietilenglicol y macrogol), un aceite vegetal (tal como aceite de ricino, aceite de oliva, aceite de sésamo y trementina), un aceite animal (tal como aceite de visón, aceite de yema de huevo, escualano y escualeno), agua, un promotor de la absorción y un agente para prevenir la erupción cutánea. Además, pueden estar contenidos un humectante, un conservante, un estabilizante, un antioxidante, un aromatizante y similares.
La preparación para inyección como preparación parenteral incluye una disolución, una suspensión, una emulsión y una preparación para inyección sólida que se usa en el momento de uso siendo disuelta o suspendida en un disolvente. La preparación para inyección se usa, por ejemplo, disolviendo, suspendiendo o emulsionando un principio activo en un disolvente. Los ejemplos del disolvente usado incluyen agua destilada para inyección, solución salina, un aceite vegetal, alcoholes tales como propilenglicol, polietilenglicol y etanol y similares, así como una mezcla de los mismos. Además, la preparación para inyección puede contener un estabilizador, un solubilizante (tal como ácido glutámico, ácido aspártico y polisorbato 80 (marca registrada)), un agente de suspensión, un emulsionante, un analgésico, un tampón, un conservante y similares. La preparación para inyección anteriormente descrita se prepara siendo esterilizada en el proceso final o por un método de manipulación aséptica. Además, la preparación para inyección anteriormente descrita también se puede usar preparando una preparación sólida estéril, por ejemplo, una preparación liofilizada, y disolviendo la preparación sólida estéril en agua destilada esterilizada o estéril para inyección u otro disolvente antes de uso de la preparación.
Para usar el compuesto de la presente invención o la medicina combinada del compuesto de la presente invención con otro(s) agente(s) para el fin anteriormente descrito, el compuesto de la presente invención o la medicina combinada del compuesto de la presente invención con otro(s) agente(s) se administra normalmente por vía sistémica o por vía local, en forma de una preparación oral o una preparación parenteral. La dosis varía dependiendo de la edad, el peso corporal, el síntoma, el efecto terapéutico, el método para administración, la duración del tratamiento y similares. Sin embargo, normalmente, la dosis por adulto está en el intervalo de desde 1 ng hasta 1.000 mg por administración, desde una hasta varias administraciones por vía oral por día o la dosis por adulto está en el intervalo de desde 0,1 ng hasta 10 mg por administración, desde una hasta varias administraciones parenterales por día. Alternativamente, la dosis se administra continuamente por vía intravenosa durante un periodo de tiempo en el intervalo de 1 a 24 horas por día. Por supuesto, la dosis varía dependiendo de diversos factores como se ha descrito anteriormente y, por tanto, existen algunos casos en los que una dosis inferior a la dosis anteriormente descrita es suficiente y existen otros casos en los que se requiere la administración de una dosis que supera el intervalo anteriormente descrito.
Ejemplos
La presente invención se describirá en detalle con referencia a los siguientes ejemplos, pero la presente invención no se limita a los ejemplos.
Referente a separación cromatográfica o CCF, un disolvente entre paréntesis corresponde a un disolvente eluyente o aun disolvente de revelado empleado y una relación se expresa en relación en volumen.
Referente a RMN, un disolvente entre paréntesis corresponde a un disolvente usado para la medición.
Un nombre de compuesto usado en la presente memoria descriptiva se da usando un programa informático ACD/Name (marca registrada) de Advanced Chemistry Development que, en general, nombra un compuesto según la nomenclatura de la IUPAC o por denominación según la nomenclatura de la IUPAC.
Se muestran a continuación el tiempo de medición, los disolventes y las condiciones de las columnas usadas para el análisis de EM/CL en los siguientes ejemplos. Mientras tanto, tR significa tiempo de retención.
Condición a. Columna YMC-Triart C18, 2,0 mm x 30 mm, 1,9 pm; temperatura de la columna 30 °C; fase móvil (Líquido A) 0,1 % de disolución acuosa de ácido trifluoroacético y (Líquido B) 0,1 % de disolución de ácido trifluoroacético-acetonitrilo; caudal 1,0 ml/min; tiempo de análisis 1,5 minutos; gradiente: 0 minuto (Líquido A/Líquido B = 95/5), 0,1 minutos (Líquido A/Líquido B = 95/5), 1,2 minutos (Líquido A/Líquido B = 5/95), 1,4 minutos (Líquido A/Líquido B = 5/95), 1,41 minutos (Líquido A/Líquido B = 95/5), 1,5 minutos (Líquido A/Líquido B = 95/5)
Condición b. Columna Waters ACQUITY UPLC (marca registrada) BEH C18, 2,1 mm x 30 mm, 1,7 pm; temperatura de la columna 40 °C; fase móvil (Líquido A) 0,1 % de disolución acuosa de ácido fórmico y (Líquido B) 0,1 % de disolución de ácido fórmico-acetonitrilo; caudal 1,0 ml/min; tiempo de análisis 1,5 minutos; gradiente: 0 minuto (Líquido A/Líquido B = 95/5), 0,1 minutos (Líquido A/Líquido B = 95/5), 1,2 minutos (Líquido A/Líquido B = 5/95), 1,4 minutos (Líquido A/Líquido B = 5/95), 1,41 minutos (Líquido A/Líquido B = 95/5), 1,5 minutos (Líquido A/Líquido B = 95/5).
[Ejemplos experimentales]
Ejemplo 1 (1): (6-Fluoro-5-yodo-2-piridinil)carbamato de 2-metil-2-propanilo
A una disolución de 6-fluoro-5-yodopiridin-2-amina (17 g) en acetonitrilo (150 ml), se le añadió dicarbonato de diterc-butilo (17,14 g) y 4-dimetilaminopiridina (0,87 g), y la mezcla se agitó a temperatura ambiente durante 2 horas. Además, a la mezcla se añadió dicarbonato de di-terc-butilo (7,8 g), y la mezcla se agitó a temperatura ambiente durante 2 horas más. A la mezcla de reacción se le añadió una disolución acuosa saturada de cloruro de amonio y acetato de etilo, y se eliminaron las materias insolubles. Las fases orgánicas combinadas se lavaron con solución salina saturada, se secaron y, a continuación, se concentraron. El residuo se purificó mediante dos tipos de cromatografía en columna (acetato de etilo:hexano = de 0:100 a 25:75), (aminosílice, acetato de etilo:hexano = de 10:90 a 50:50) para dar el compuesto del título (9,2 g) que tiene la siguiente propiedad física.
CCF: Rf 0,69 (acetato de etilo:hexano = 25:75).
Ejemplo 1 (2): [5-(1-Etoxivinil)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo
A una disolución (200 ml) del compuesto (40 g) preparado en el Ejemplo 1 (1) en N,N-dimetilformamida, se le añadió tributil(1-etoxietil)estaño (50 g). La mezcla se desaireó con argón, y a la mezcla se le añadió tetraquis(trifenilfosfina)paladio (0) (3,24 g), y la mezcla se agitó a 100°C durante 16 horas. La mezcla de reacción se diluyó con acetato de etilo (200 ml) y se vertió en una disolución acuosa de fluoruro de potasio 1 M (500 ml). La mezcla se agitó durante 30 minutos, y después se filtró a través de Celite (marca registrada), y el filtrado se extrajo con acetato de etilo. Las fases orgánicas combinadas se lavaron con agua y solución salina saturada, se secaron y se concentraron. El residuo se purificó por cromatografía en columna (aminosílice, acetato de etilo:hexano = de 3:97 a 5:95) para dar el compuesto del título (34,4 g) que tiene las siguientes propiedades físicas.
EM/CL tR 1,15 minutos: EM (ES+) m/z 227 [M-CH2C(CH))+H] (condición a).
Ejemplo 1 (3): [5-(Bromoacetil)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo
El compuesto (34,4 g) preparado en el Ejemplo 1 (2) se disolvió en tetrahidrofurano (150 ml) y agua (50 ml), y a la mezcla se añadió N-bromosuccinimida (21,7 g) bajo refrigeración con hielo. La mezcla se agitó durante 30 minutos con enfriamiento con hielo y, a continuación, se diluyó con acetato de etilo y se lavó dos veces con solución acuosa de bicarbonato sódico saturado. La fase orgánica se lavó con solución salina saturada, se secó y se concentró. El residuo se purificó por cromatografía en columna (acetato de etilo:hexano = de 10:90 a 30:70) para dar el compuesto del título (27,58 g) que tiene la siguiente propiedad física.
CCF: Rf 0,26 (acetato de etilo:hexano = 10:90).
Ejemplo 1 (4):5-(2-{(3S)-7-[5-Cloro-2-(1H-tetrazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-1H-imidazol-5-il)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo
A una disolución (200 ml) de ácido (3S)-7-[5-cloro-2-(1H-1,2,3,4-tetrazol-1-il)fenil]-5-oxo-1,2,3,5- tetrahidroindolizin-3-carboxílico (descrito en el Ejemplo 9 de la Literatura de patentes 6) (27,58 g) y el compuesto (25,68 g) preparado en el Ejemplo 1 (3) en N-metilpirrolidona, se le añadió N,N-diisopropiletilamina (26,7 ml) con enfriamiento con hielo. La mezcla se agitó a temperatura ambiente durante 30 minutos y, a continuación, la mezcla de reacción se diluyó con acetato de etilo (200 ml) y se lavó con solución acuosa saturada de cloruro de amonio (500 ml). La fase acuosa se extrajo con acetato de etilo, y las fases orgánicas combinadas se lavaron con agua (500 ml) y solución salina saturada (500 ml), se secaron y, a continuación, se concentraron. El residuo se disolvió en tolueno (500 ml) y ácido acético glacial (50 ml), y a la mezcla se le añadió acetato de amonio (59,4 g), y la mezcla se agitó a 100°C durante 3 horas. La mezcla se concentró a presión reducida, se diluyó con acetato de etilo y se lavó con solución acuosa saturada de carbonato potásico (500 ml). La fase acuosa se extrajo con acetato de etilo y las fases orgánicas combinadas se secaron y, a continuación, se concentraron. El residuo se purificó por cromatografía en columna (acetato de etilo:hexano = de 50:50 a 100:0) para dar el compuesto del título (33,5 g) con las siguientes propiedades físicas.
EM/CL tR 0,84 minutos: EM (ES+) m/z 590 (M+H) (Condición a).
Ejemplo 1 (5): [5-(2-{(3S)-7-[5-Cloro-2-(1H-tetrazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-4-fluoro-1H-imidazol-5-il)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo
El compuesto (350 mg) preparado en el Ejemplo 1 (4) se disolvió en tetrahidrofurano (1,2 ml) y acetonitrilo (3,6 ml), y a la mezcla se le añadió piridina (0,14 ml), y a la mezcla se le añadió bis(tetrafluoroborato) de 1-clorometil-4-fluoro-1,4-diazoniabiciclo[2.2.2]octano (315 mg) a -18°C, y la mezcla se agitó durante 2 horas. La mezcla de reacción se diluyó con acetato de etilo, y se añadió una disolución acuosa de sulfito de sodio, y la mezcla se agitó. Se añadió agua a la mezcla, y esta se sometió a separación de líquidos, y la fase acuosa se extrajo con acetato de etilo. Las fases orgánicas se combinaron, y las fases orgánicas combinadas se lavaron con ácido clorhídrico, solución acuosa de bicarbonato sódico saturado y solución salina saturada, se secaron, y a continuación, se concentraron. El residuo se purificó por cromatografía en columna (acetato de etilo:hexano = de 30:70 a 100:0) para dar el compuesto del título (138 mg) que tiene la siguiente propiedad física.
CCF: Rf 0,51 (acetato de etilo:hexano = 80:20).
Ejemplo 1 (6): (3S)-3-[5-(6-Amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-2-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona

A una disolución (100 ml) del compuesto (12,2 g) preparado en el Ejemplo 1 (5) en 1,4-dioxano, se le añadió ácido clorhídrico concentrado (5 ml), y la mezcla se agitó a 40°C durante 1 hora. Se añadió ácido clorhídrico concentrado adicional (5 ml), y la mezcla se agitó durante 1 hora y 30 minutos, y después se concentró la mezcla. El residuo se diluyó con acetato de etilo y se lavó con una disolución acuosa saturada de carbonato sódico. La fase acuosa se extrajo con metanol al 17%/acetato de etilo, y las fases orgánicas combinadas se secaron y, a continuación, se concentraron. El residuo se purificó mediante cromatografía en columna (metanol:acetato de etilo = de 5:95 a 10:90) para dar el compuesto del título (8,27 g) con las siguientes propiedades físicas.
CCF: Rf 0,48 (acetato de etilo);
RMN 1H (CD3OD): 59,34 (s, 1H), 7,76-7,62 (m, 4H), 6,45 (dd, 1H), 6,13 (s, 1H), 6,07 (s, 1H), 5,71 (d, 1H), 3,42 (m, 1H), 3,06 (m, 1H), 2,58 (m, 1H), 2,42 (m, 1H).
Ejemplo 2 (1): 6-Fluoro-5-yodo-2-piridinamina
Se añadió N-yodosuccinimida (56,5 g) en múltiples porciones (3 porciones) a una disolución de 6-fluoro-2-piridinamina (25,6 g) en N,N-dimetilformamida (200 ml) con enfriamiento con hielo. La mezcla se agitó a temperatura ambiente durante 3 horas y después se añadió agua del grifo (0,5 l) al líquido de reacción. La mezcla se extrajo tres veces con acetato de etilo/hexano (1/1, 300 ml), y la fase orgánica se lavó con disolución acuosa saturada de ácido sulfuroso (0,5 l), disolución acuosa saturada de carbonato sódico (0,5 l, dos veces), agua del grifo (0,5 l) y solución salina saturada (0,5 l), se secó y después se concentró. Al residuo obtenido se añadió hexano/acetato de etilo (3/1, 150 ml), y la suspensión se lavó a temperatura ambiente y se filtró. El sólido obtenido se secó dando el compuesto del título (36,7 g) que tenía la siguiente propiedad física.
CCF: Rf 0,56 (acetato de etilo:hexano = 1:2).
Ejemplo 2 (2): (6-Fluoro-5-yodo-2-piridinil)imidodicarbonato de bis(2-metil-2-propanilo)
A una disolución del compuesto (36,7 g) preparada en el Ejemplo 2 (1) y 4-dimetilaminopiridina (0,9 g) en acetonitrilo (300 ml) se añadió una disolución de dicarbonato de di-terc-butilo (74,0 g) en acetonitrilo (100 ml), y la mezcla se agitó a temperatura ambiente durante 3 horas. Se concentró la mezcla de reacción, y el residuo obtenido se disolvió en acetato de etilo (500 ml), y la mezcla se lavó con disolución acuosa saturada de cloruro de amonio (400 ml), y la fase acuosa se extrajo con acetato de etilo (200 ml). Se secaron las fases orgánicas combinadas y después se concentraron. El residuo obtenido se purificó por cromatografía en columna de gel de sílice (acetato de etilo:hexano = 5:95 a 10:90) dando el compuesto del título (45,06 g) que tenía las siguientes propiedades físicas.
RMN 1H (CDCla): 88,14 (t, 1H), 7,03 (dd, 1H), 1,47 (s, 18H).
Ejemplo 2 (3): (5-Ciano-6-fluoro-2-piridinil)carbamato de 2-metil-2-propanilo
Se desaireó a presión reducida una disolución del compuesto (9,1 g) preparada en el Ejemplo 2 (2), cianuro de cinc (II) (7,32 g) y tetraquis(trifenilfosfina)paladio (0) (1,2 g) en 1 -metil-2-pirrolidinona (60 ml). Con irradiación de microondas, la mezcla se agitó a 130 °C durante 1 hora y después se dejó enfriar. Se diluyó la disolución de reacción con acetato de etilo (100 ml) y después se filtró a través de Celite para retirar materias insolubles, y las materias insolubles se lavaron con acetato de etilo (50 ml). Se sometió el filtrado a separación líquida, y la fase acuosa se extrajo nuevamente con acetato de etilo (100 ml). Se combinaron las fases orgánicas, se secaron y después se concentraron. El residuo obtenido se purificó por cromatografía en columna de gel de sílice (acetato de etilo:hexano = 5:95 a 80:20) dando el compuesto del título (2,1 g) que tenía la siguiente propiedad física. CCF: Rf 0,25 (acetato de etilo:hexano = 10:90).
Ejemplo 2 (4): [6-Fluoro-5-(N-hidroxicarbamimidoil)-2-piridinil]carbamato de 2-metil-2-propanilo
A una disolución del compuesto (1,56 g) preparada en el Ejemplo 2 (3) y clorhidrato de hidroxilamina (0,91 g) en etanol (40 ml) se añadió N,N-diisopropiletilamina (2,84 ml), y la mezcla se agitó a 40 °C durante la noche. Se concentró la mezcla de reacción, y el residuo obtenido se disolvió en acetato de etilo (50 ml). A la mezcla se añadió agua del grifo (50 ml) para lavar y después la fase orgánica se secó y después se concentró dando el compuesto en bruto del título (1,93 g) que tenía las siguientes propiedades físicas.
EM/CL tR 0,60 minutos; EM (ES+) m/z 271 (M+H) (Condición a).
Ejemplo 2 (5): (5-Carbamimidoil-6-fluoro-2-piridinil)carbamato-acetato de 2-metil-2-propanilo
A una disolución del compuesto (1,93 g) preparada en el Ejemplo 2 (4) en ácido acético (10 ml) se añadió anhídrido acético (0,75 ml), y la mezcla se agitó a temperatura ambiente durante 1 hora. Al líquido de reacción se añadió hidróxido de paladio (II) (20 %, 250 mg), y la mezcla se agitó bajo una atmósfera de hidrógeno a temperatura ambiente durante 3 horas. Se filtró el líquido de reacción a través de Celite, y el filtrado se concentró a presión reducida dando el compuesto en bruto del título (2,99 g) que tenía las siguientes propiedades físicas.
EM/CL tR 0,59 minutos; EM (ES+) m/z 255 (M+H) (Condición a).
Ejemplo 2 (6): Clorhidrato de (5-carbamimidoil-6-fluoro-2-piridinil)carbamato de 2-metil-2-propanilo
A una disolución del compuesto (2,6 g) preparada en el Ejemplo 2 (5) en metanol (10 ml) se añadió 10 % de disolución de cloruro de hidrógeno/metanol (6,5 ml), y la mezcla se agitó a temperatura ambiente durante 10 minutos. Se añadió tolueno al líquido de reacción, y la mezcla se concentró dando el compuesto en bruto del título (2,63 g) que tenía las siguientes propiedades físicas.
EM/CL tR 0,58 minutos; EM (ES+) m/z 255 (M+H) (Condición a).
Ejemplo 2 (7): (3S)-3-(Cloroacetil)-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona
A una disolución de ácido (3S)-7-[5-cloro-2-(1H-1,2,3,4-tetrazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidroindolizin-3-carboxílico (descrita en el Ejemplo 9 de la Literatura de patente 6) (3,0 g) en diclorometano (15 ml) se añadió 1-cloro-N,N,2-trimetil-1-propen-1-amina (1,33 ml) con enfriamiento con hielo, y la mezcla se agitó a 0 °C durante 40 minutos. A la mezcla se añadió trimetilsilildiazometano (disolución 2 M de hexano, 8,4 ml) y después la mezcla se agitó a 0 °C durante 1 hora adicional. A la mezcla se añadió ácido clorhídrico concentrado (0,87 ml) con enfriamiento con hielo, y la mezcla se agitó a temperatura ambiente durante 20 minutos. Se añadió agua del grifo (50 ml) al líquido de reacción y la mezcla se extrajo dos veces con diclorometano (50 ml). Se secó la fase orgánica y después se concentró, y el residuo obtenido se purificó por cromatografía en columna de gel de sílice (acetato de etilo:hexano = 40:60 a 100:0) dando el compuesto del título (2,32 g) que tenía las siguientes propiedades físicas.
EM/CL tR 0,80 minutos; EM (eS+) m/z 390 (M+H) (Condición a).
Ejemplo 2 (8): [5-(5-{7-[5-Cloro-2-(1H-tetrazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-1H-imidazol-2-il)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo
A una disolución del compuesto (1,5 g) preparado en el Ejemplo 2 (6) y el compuesto (1,0 g) preparado en el Ejemplo 2 (7) en acetonitrilo (50 ml) se añadió carbonato de potasio (0,70 g) y la mezcla se agitó a 80 °C durante 17 horas. La disolución de reacción se diluyó con acetato de etilo (100 ml) y después la disolución se lavó con agua del grifo (100 ml) y solución salina saturada (200 ml), se secó y después se concentró. El residuo obtenido se purificó por cromatografía en columna de gel de sílice (acetato de etilo:hexano = 50:50 a 100:0, seguido por metanol:acetato de etilo = 5:95) dando el compuesto del título (1,11 g) que tenía las siguientes propiedades físicas.
EM/CL tR 0,81 minutos; EM (Es +) m/z 590 (M+H) (Condición a).
Ejemplo 2 (9): [5-(5-((3S)-7-[5-Cloro-2-(1H-tetrazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-4-fluoro-1H-imidazol-2-il)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo y [5-(5-{(3R)-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-4-fluoro-1H-imidazol-2-il)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo A una suspensión del compuesto (264 mg) preparada en el Ejemplo 2 (8) y carbonato sódico (118 mg) en acetonitrilo (10 ml)/tetrahidrofurano (5 ml) se añadió bis(tetrafluoroborato) de 1-clorometil-4-fluoro-1,4-diazoniabiciclo[2.2.2]octano (selectfluor (marca registrada)) (95 mg), y la mezcla se agitó con enfriamiento en un baño de hielo/salmuera durante 3 horas. Se diluyó la disolución de reacción con acetato de etilo (20 ml) y se añadió disolución acuosa de sulfito de sodio (40 ml) a la disolución. Se extrajo dos veces la fase acuosa con acetato de etilo (50 ml), y se secaron las fases orgánicas combinadas y después se concentraron. El residuo obtenido se purificó por cromatografía en columna de gel de sílice (aminosílice, acetato de etilo:hexano = 50:50 a 100:0, seguido por metanol:acetato de etilo = 5:95) dando la mezcla (71,2 mg) del compuesto de configuración S y el compuesto de configuración R del Ejemplo 2 (9). Se purificó la mezcla obtenida (20 mg) por la resolución óptica (DAICEL, columna CHIRALFLASH (marca registrada) IC, (tamaño de partículas: 20 pm; longitud de columna: 100 x 30 mm de D.I.), caudal: 24 ml/min; temperatura de la columna: temperatura ambiente; fase móvil (A): acetonitrilo; fase móvil (B): metanol; isocrática (fase móvil (A):fase móvil (B) = 90:10), 20 minutos; detector: UV Yamazen UV-254W UV-Detector) dando los compuestos del título (el compuesto de configuración S del Ejemplo 2 (9): 7,9 mg, y el compuesto de configuración R del Ejemplo 2 (9): 7,7 mg). Mientras tanto, cuando la resolución óptica se realizó en las condiciones anteriormente descritas, los tiempos de retención de los compuestos del título fueron 13 minutos (el compuesto de configuración S del Ejemplo 2 (9)) y 9,5 minutos (el compuesto de configuración R del Ejemplo 2 (9)), respectivamente.
Se muestran a continuación entre paréntesis las propiedades físicas de cada uno de los compuestos del título cuando se analizan en condiciones de cromatografía de líquidos.
El compuesto de configuración S del Ejemplo 2 (9):
LC tR 10,4 minutos (columna: DAICEL CHIRALPAK (marca registrada) IC 5 pm 4,6 mm * 250 mm, fase móvil: acetonitrilo/metanol = 90/10, caudal: 1,0 ml/min). El compuesto de configuración R del Ejemplo 2 (9):
LC tR 7,95 minutos (columna: DAICEL CHIRALPAK (marca registrada) IC 5 pm 4,6 mm * 250 mm, fase móvil: acetonitrilo/metanol = 90/10, caudal: 1,0 ml/min).
Ejemplo 2 (10): (3S)-3-[2-(6-Amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona
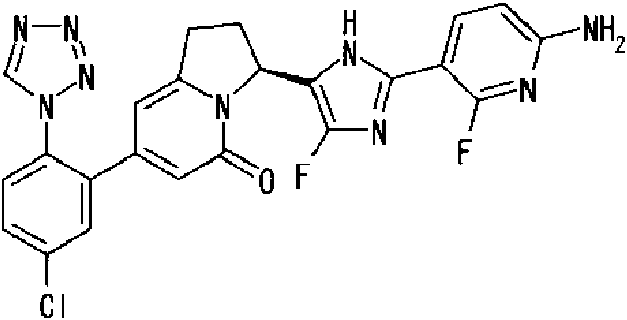
A una suspensión del compuesto de configuración S (436 mg) del Ejemplo 2 (9) en acetato de etilo (6 ml) se añadió ácido clorhídrico concentrado (2 ml), y la mezcla se agitó a temperatura ambiente durante 20 minutos. Se concentró la mezcla de reacción a presión reducida, y el residuo obtenido se redisolvió en tetrahidrofurano (10 ml). Se añadió disolución acuosa saturada de bicarbonato sódico (20 ml) a la disolución, y la mezcla se extrajo con acetato de etilo (20 ml, dos veces). Se combinaron las fases orgánicas, se secaron y después se concentraron. El residuo obtenido se purificó por cromatografía en columna de gel de sílice (aminosílice, metanol:acetato de etilo = 0:100 a 5:95) dando el compuesto del título (321 mg) que tenía las siguientes propiedades físicas. Además, se determinó la configuración absoluta de este compuesto por cristalografía de rayos X que usó un monocristal del complejo del compuesto de la presente invención y FXIa.
CCF: Rf 0,60 (metanol:acetato de etilo = 5:95);
RMN 1H (CD3OD): 89,31 (s, 1H), 7,91 (dd, 1H), 7,74-7,65 (m, 3H), 6,44 (dd, 1H), 6,21 (s, 1H), 6,03 (s, 1H), 5,83 (dd, 1H), 3,39-3,06 (m, 2H), 2,62-2,48 (m, 2H);
CL tR 22,5 minutos (columna DAICEL CHIRALPAK (marca registrada) IC 5 pm 4,6 mm * 250 mm, fase móvil:
hexano/acetato de etilo = 30/70, caudal: 1,0 ml/min);
[a]25D = 44,1° (CH3OH, c = 1,00).
Ejemplo 2 (11): Diclorhidrato de (3S)-3-[2-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona

A una disolución del compuesto de configuración S (43 mg) del Ejemplo 2 (9) en diclorometano (4 ml) se añadió ácido trifluoroacético (1 ml), y la mezcla se agitó a temperatura ambiente durante 70 minutos. Se concentró la mezcla de reacción a presión reducida, y el residuo se sometió a purificación fraccionada por cromatografía líquida de alta resolución (fase móvil B (0,1% ácido trifluoroacético/acetonitrilo):fase móvil A (0,1 % de disolución acuosa de ácido trifluoroacético) = 5:95 a 95:5). Se redisolvió el producto obtenido en acetato de etilo, y a la mezcla se añadió una cantidad en exceso de disolución 4 M de ácido clorhídrico/acetato de etilo, y la mezcla se concentró y se secó dando el compuesto del título (28 mg) que tenía las siguientes propiedades físicas. EM/CL tR 0,83 minutos; EM (ES+) m/z 508 (M+H) (Condición a);
RMN 1H (da-DMSO): 811,7 (s a, 1H), 9,64 (s, 1H), 7,87 (dd, 1H), 7,79 (s a, 2H), 7,75 (S a, 1H), 6,38 (dd, 1H), 6,00 (s, 1H), 5,92 (s, 1H), 5,69 (d, 1H), 3,23-2,96 (m, 2H), 2,58-2,22 (m, 2H).
Ejemplo 2 (12): (3R)-3-[2-(6-Amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona

Se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (10) usando el compuesto de configuración R del Ejemplo 2 (9) dando el compuesto del título que tenía las siguientes propiedades físicas.
RMN 1H (CD3OD): 89,31 (s, 1H), 7,91 (dd, 1H), 7,74-7,65 (m, 3H), 6,44 (dd, 1H), 6,21 (s, 1H), 6,03 (s, 1H), 5,83 (dd, 1H), 3,39-3,06 (m, 2H), 2,62-2,48 (m, 2H);
CL tR 13,6 minutos (columna DAICEL CHIRALPAK (marca registrada) IC 5 pm 4,6 mm * 250 mm, fase móvil: hexano/acetato de etilo = 30/70, caudal: 1,0 ml/min); [a]23D = -39,6° (CH3OH, c = 1,00).
Ejemplo 2 (13): Dihidrato de (3S)-3-[2-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona

Se disolvió el compuesto (100 mg) del Ejemplo 2 (10) en acetonitrilo (1,0 ml) y agua (0,018 ml) calentando a 75 °C y después la mezcla se agitó a 40 °C durante 2 horas, y se agitó a temperatura ambiente durante 30 minutos, y el precipitado producido se obtuvo por filtración, y se secó a presión reducida dando el compuesto del título (76 mg). RMN 1H (CD3OD): 89,31 (s, 1H), 7,91 (dd, 1H), 7,74-7,65 (m, 3H), 6,44 (dd, 1H), 6,21 (s, 1H), 6,03 (s, 1H), 5,83 (dd, 1H), 3,39-3,06 (m, 2H), 2,62-2,48 (m, 2H);
EM/CL tR 0,82 minutos; EM (ES+) m/z 508 (M+H) (Condición a).
Ejemplo comparativo 2 (1): (3S)-3-[2-(6-Amino-2-fluoro-3-piridinil)-1H-imidazol-5-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona

Se sometió el compuesto preparado en el Ejemplo 2 (8) a resolución óptica, y se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (10) dando el compuesto del título.
Ejemplo comparativo 2 (2): [5-(4-Cloro-5-{7-[5-cloro-2-(1H-tetrazoM-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-1H-imidazol-2-il)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo
Se enfrió una disolución del compuesto (1,47 g) preparada en el Ejemplo 2 (8) en THF (28 ml) hasta 0 °C, y a la disolución se añadió 1,3-dicloro-5,5-dimetilhidantoína (491 mg), y la mezcla se agitó durante 30 minutos. A la mezcla de reacción se añadió disolución acuosa de sulfito de sodio para degradar el reactivo, y se añadió agua a la mezcla, y la mezcla se extrajo con acetato de etilo. Se lavó la fase orgánica obtenida con agua, disolución acuosa de hidróxido de sodio 1 M y solución salina saturada, se secó sobre sulfato de sodio anhidro y después se concentró a presión reducida. El residuo obtenido se purificó por cromatografía en columna de gel de sílice (acetato de etilo:hexano = 70:30 a 100:0) dando el compuesto del título (1,10 g).
Ejemplo comparativo 2 (3): (3S)-3-[2-(6-Amino-2-fluoro-3-piridinil)-4-cloro-1H-imidazol-5-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona

Se sometió el compuesto preparado en Ejemplo comparativo 2 (2) a la resolución óptica, y se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (10) dando el compuesto del título.
Ejemplo comparativo 2 (4): Clorhidrato de (5-carbamimidoil-2-piridinil)imidadicarbonato de bis(2-metil-2-propanilo) Se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (2) ^ Ejemplo 2 (4) ^ Ejemplo 2 (5) ^ Ejemplo 2 (6) usando 6-aminonicotinonitrilo en lugar del compuesto preparado en el Ejemplo 2 (1) dando el compuesto del título. Ejemplo comparativo 2 (5): (3S)-3-[2-(6-Amino-3-piridinil)-4-fluoro-1H-imidazol-5-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona

Se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (8) ^ Ejemplo 2 (9) ^ Ejemplo 2 (10) usando el compuesto preparado en el Ejemplo 2 (7) y el compuesto preparado en el Ejemplo comparativo 2 (4) dando el compuesto del título.
Ejemplo 3 (1): (6S)-6-(Cloroacetil)-2-[5-cloro-2-(1H-tetrazol-1-il)fenil]-7,8-dihidropirrolo[1,2-a]pirimidin-4(6H)-ona Se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (7) utilizando el ácido (6S)-2-[5-cloro-2-(1H-1,2,3,4-tetrazol-1-il)fenil]-4-oxo-4H,6H,7H,8H-pirrolo[1,2-a]pirimidin-6-carboxílico (descrito en el Ejemplo 336 de la Literatura de patentes 6) para dar el compuesto del título que tiene las siguientes propiedades físicas.
EM/CL tR 0,75 minutos; EM (ES+) m/z 391 (M+H) (Condición a).
Ejemplo 3 (2): [5-(5-{2-[5-Cloro-2-(1H-tetrazol-1-il)fenil]-4-oxo-4,6,7,8-tetrahidropirrolo[1,2-a]pirimidin-6-il}-1H-imidazol-2-il)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo
Se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (8) utilizando el compuesto preparado en el Ejemplo 2 (6) y el compuesto del Ejemplo 3 (1) para dar el compuesto del título que tiene las siguientes propiedades físicas. EM/CL tR 0,79 minutos; EM (ES+) m/z 591 (M+H) (Condición a).
Ejemplo 3 (3): [5-(6S)-2-[5-Cloro-2-(1H-tetrazol-1-il)fenil]-4-oxo-4,6,7,8-tetrahidropirrol[1,2-a]pirimidin-6-il}-4-fluoro-1H-imidazol-2-il)-6-fluoro-2-piridinil]carbamato de 2-metil-2-propanilo y [5-(5-{(6R)-2-[5-cloro-2-(1H-tetrazol-1-il)fenil]-4-oxo-4, 6,7,8-tetrahidrolo[1,2-a]pirimidin-6-il}-4-fluoro-1H-imidazol-2-il)-6-fluoro-2- piridinil]carbamato de 2-metil-2-propanilo
Se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (9) utilizando el compuesto preparado en el Ejemplo 3 (2) para dar el compuesto del título que tiene las siguientes propiedades físicas. Mientras tanto, cuando la resolución óptica (DAICEL, cHlRALFLASH (marca registrada) columna IC, (tamaño de partículas: 20 pm; longitud de columna: 100 x 30 mm de D.I.), caudal: 24 ml/min; temperatura de columna: temperatura ambiente; fase móvil: acetonitrilo; detector: UV Yamazen UV-254W Detector de UV), los tiempos de retención de los compuestos del título fueron de 13,7 minutos (el compuesto del Ejemplo 3 (3) con configuración S) y 8,1 minutos (el compuesto del ejemplo 3 (3) con de configuración R), respectivamente.
Se muestran a continuación entre paréntesis las propiedades físicas de cada uno de los compuestos del título cuando se analizan en condiciones de cromatografía de líquidos.
El compuesto del Ejemplo 3 (3) con configuración S: CL tR 4,15 minutos (columna DAICEL CHIRALPAK (marca registrada) IC 3 pm 4,6 mm * 250 mm, fase móvil: metanol, caudal: 1,0 ml/min).
El compuesto del Ejemplo 3 (3) con configuración R: CL tR 3,75 minutos (columna DAICEL CHIRALPAK (marca registrada) IC 3 pm 4,6 mm * 250 mm, fase móvil: metanol, caudal: 1,0 ml/min).
Ejemplo 3 (4): (6S)-6-[2-(6-Amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-2-[5-cloro-2-(1H-tetrazol-1- il)fenil]-7,8-dihidropirrolo[1,2-a]pirimidin-4(6H)-ona

Se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (10) utilizando el compuesto del Ejemplo 3 (3) con configuración S para dar el compuesto del título que tiene las siguientes propiedades físicas.
CCF: Rf 0,65 (metanol:acetato de etilo = 5:95);
RMN 1H (CD3OD): 89,40 (s, 1H), 7,95 - 7,86 (m, 2H), 7,76 (dd, 1H), 7,68 (d, 1H), 6,44 (dd, 1H), 6,41 (s, 1H), 5,78 (dd, 1H), 3,12 (m, 1H), 2,90 (m, 1H), 2,62 (m, 1H) 2,41 (m, 1H);
CL tR 4,23 minutos (columna DAICEL CHIRALPAK (marca registrada) IC 3 pm 4,6 mm * 250 mm, fase móvil: metanol, flujo: 1,0 ml/min);
[a]25d = 74,6° (CH3OH, c = 1,00).
Ejemplo 3 (5): Diclorhidrato de (6R)-6-[2-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-2-[5-cloro-2-(1H-tetrazol-1 -il)fenil]-7,8-dihidropirrolo[1,2-a]pirimidin-4(6H)-ona

Se llevó a cabo el mismo procedimiento que en el Ejemplo 2 (11) utilizando el compuesto del Ejemplo 3 (3) con configuración R para dar el compuesto del título con las siguientes propiedades físicas.
RMN 1H (CD3OD): 89,44 (s, 1H), 7,95 - 7,85 (m, 2H), 7,78 (dd, 1H), 7,71 (d, 1H), 6,50 (dd, 1H), 6,42 (s, 1H), 5,80 (dd, 1H), 3,13 (m, 1H), 2,98 (m, 1H), 2,72 (m, 1H) 2,43 (m, 1H);
CL tR 4,63 minutos (columna DAICEL CHIRALPAK (marca registrada) IC 3 pm 4,6 mm * 250 mm, fase móvil: metanol, flujo: 1,0 ml/min).
Ejemplo comparativo 3 (1): [4-(4-Cloro-5-{(6S)-2-[5-cloro-2-(1H-tetrazol-1-il)fenil]-4-oxo-4,6,7,8-tetrahidropirrol[1,2-a]pirimidin-6-il}-1H-imidazol-2-il)fenil]carbamato de metilo

Un compuesto obtenido llevando a cabo el mismo procedimiento que en el Ejemplo 2 (8) al Ejemplo comparativo 2 (2) usando el compuesto sintetizado en el Ejemplo 3 (1) y el compuesto descrito en el Ejemplo 237 de la Literatura de patentes 6 se sometió a resolución óptica dando el compuesto del título.
Ejemplo 4 (1): (3S)-7-(2-Azido-5-clorofenil)-5-oxo-1,2,3,5-tetrahidro-3-indolizinecarboxilato de etilo
A una disolución (15 ml) de (3S)-7-(2-amino-5-clorofenil)-5-oxo-1,2,3,5-tetrahidroindolizin-3-carboxilato de etilo (descrita en el Ejemplo 7 de la Literatura de patentes 6) (2,0 g) en acetonitrilo, se le añadieron trimetilsililil azida (1,39 g) y nitrito de amilo (1,41 g) con enfriamiento (0°C). La mezcla se agitó a temperatura ambiente durante 1 hora y, a continuación, se concentró. El residuo se purificó por cromatografía en columna (acetato de etilo:hexano = 10:90 a 100:0) para dar el compuesto del título (1,89 g) que tenía la siguiente propiedad física.
CCF: Rf 0,75 (metanol:acetato de etilo = 5:95).
Ejemplo 4 (2): (3S)-7-[2-(4-Carbamoil-1H-1,2,3-triazol-1-il)-5-clorofenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizincarboxilato de etilo
A una disolución (45 ml) del compuesto (15,0 g) preparado en el Ejemplo 4 (1) en N,N-dimetilformamida, se le añadió propiolamida (3,18 g), (R)-3,4-dihidroxi-5-((s)-1,2-dihidroxietil)furan-2(5H)-ona (1,47 g) y sulfato de cobre (II) (0,33 g). La mezcla se agitó a 50°C durante 10 minutos y, a continuación, se añadió agua a la mezcla. El precipitado se obtuvo por filtración, se lavó con agua y, a continuación, se secó para dar el compuesto del título (17,5 g) con las siguientes propiedades físicas.
EM/CL tR 0,69 minutos: EM (ES+) m/z 428 (M+H) (Condición b).
Ejemplo 4 (3): Ácido (3S)-7-[2-(4-carbamoil-1H-1,2,3-triazol-1-il)-5-clorofenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizincarboxílico
A una disolución (10 ml) del compuesto (100 mg) preparado en el Ejemplo 4 (2) en 1,4-dioxano, se le añadió ácido clorhídrico 5 M (5 ml). La mezcla se agitó a 60°C durante 5 horas y, a continuación, se añadió a la mezcla una disolución acuosa de hidróxido de sodio 5 M (5 ml) a temperatura ambiente y la mezcla se extrajo con acetato de etilo. La fase orgánica se secó y, a continuación, se concentró para dar el compuesto del título (61,7 mg) con las siguientes propiedades físicas.
EM/CL tR 0,60 minutos: EM (ES+) m/z 400 (M+H) (Condición b).
Ejemplo 4 (4): 2-[4-({ [(2-Metil-2-propanil)oxi]carbonil}amino)fenil]-2-oxoetil (3S)-7-[2-(4-carbamoil-1H-1,2,3-triazol-1-il)-5-dorofenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizincarboxilato
A una disolución (61 ml) del compuesto (6,10 g) preparado en el Ejemplo 4 (3) en N,N-dimetilformamida, se le añadieron N-[4-(2-bromoacetil)fenil]carbamato de terc-butilo (7,19 g) y N,N-diisopropiletilamina (5,3 ml). La mezcla se agitó a temperatura ambiente durante 3 días y, a continuación, se añadieron a la mezcla agua y acetato de etilo. El precipitado se recogió por filtración, se lavó con agua y después se secó para dar el compuesto del título (3,93 g) con las siguientes propiedades físicas.
EM/CL tR 0,90 minutos: EM (ES+) m/z 633 (M+H) (Condición b).
Ejemplo 4 (5): [4-(2-{(3S)-7-[2-(4-Carbamoil-1H-1,2,3-triazol-1-il)-5-clorofenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-1H-imidazol-5-il)fenil]carbamato de 2-metil-2-propanilo
El compuesto (3,93 g) preparado en el Ejemplo 4 (4) se disolvió en tolueno (79 ml) y ácido acético glacial (3,9 ml), y a la mezcla se le añadió acetato de amonio (9,57 g). La mezcla se agitó a reflujo calentando durante 4 horas, y después, a la mezcla, se le añadió agua y acetato de etilo. La fase orgánica se lavó con agua y, a continuación, se secó para dar el compuesto del título (3,98 g) con las siguientes propiedades físicas.
EM/CL tR 0,73 minutos: EM (ES+) m/z 613 (M+H) (Condición b).
Ejemplo 4 (6): [4-(2-{(3S)-7-[5-Cloro-2-(4-ciano-1H-1,2,3-triazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-1H-imidazol-5-il)fenil]carbamato de 2-metilo
A una disolución (76 ml) del compuesto (3,81 g) preparado en el Ejemplo 4 (5) en piridina, se le añadió anhídrido trifluoroacético (4,3 ml) con enfriamiento (0°C). La mezcla se agitó a 0°C durante 2 horas, y después, a la mezcla, se le añadió agua, y la mezcla se extrajo con acetato de etilo. La fase orgánica se lavó con solución salina saturada, y después se secó y se concentró, y el residuo obtenido se disolvió en tetrahidrofurano, y a la mezcla se añadió amoníaco acuoso, y la mezcla se agitó durante 30 minutos. La mezcla se concentró, y el residuo se purificó mediante cromatografía en columna (gel de sílice diol, acetato de etilo:hexano = de 50:50 a 80:20) (gel de aminosílice, acetato de etilo:hexano = de 50:50 a 80:20) para dar el compuesto del título (2,39 g) con las siguientes propiedades físicas.
EM/CL tR 0,83 minutos: EM (ES+) m/z 595 (M+H) (Condición b).
Ejemplo 4 (7): [4-(2-{ (3S)-7-[5-Cloro-2-(4-ciano-1H-1,2,3-triazol-1-il)fenil]-5-oxo- 1,2,3,5-tetrahidro-3-indolizinil}-1-{ [2-(trimetilsilil)etoxi]metil}-1H-imidazol-4-il)fenil]carbamato de 2-metil-2-propanilo
A una disolución (20 ml) del compuesto (2,00 g) preparado en el Ejemplo 4 (6) en N,N-dimetilformamida, se le añadieron N,N-diisopropiletilamina (0,87 ml) y cloruro de 2-(trimetilsilil)etoximetilo (0,66 ml) con enfriamiento (0°C). La mezcla se agitó a temperatura ambiente durante 8 horas y, a continuación, se añadió a la mezcla una disolución acuosa saturada de cloruro de amonio, y la mezcla se extrajo con acetato de etilo. La fase orgánica se lavó con solución salina saturada y, a continuación, se secó y se concentró. El residuo se purificó por cromatografía en columna (gel de sílice diol, acetato de etilo:hexano = de 30:70 a 50:50) para dar el compuesto del título (2,27 g) con las siguientes propiedades físicas.
EM/CL tR 1,17 minutos: EM (ES+) m/z 725 (M+H) (Condición b).
Ejemplo 4 (8): [4-(2-{(3S)-7-[5-Cloro-2-(4-ciano-1H-1,2,3-triazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-5-fluoro-1-{[2-(trimetilsilil)etoxi]metil}-1H-imidazol-4-il)fenil]carbamato de 2-metil-2-propanilo
El compuesto (560 mg) preparado en el Ejemplo 4 (7) se disolvió en tetrahidrofurano (5,6 ml) y acetonitrilo (2,8 ml), y a la mezcla se le añadieron carbonato sódico (205 mg) y bis(tetrafluoroborato) de 1-clorometil-4-fluoro-1,4-diazoniabiciclo[2.2.2]octano (219 mg) a -10°C, y la mezcla se agitó durante 6 horas. La mezcla de reacción se diluyó con acetato de etilo, y a la mezcla se le añadió agua, y la mezcla se sometió a separación de líquidos, y la fase acuosa se extrajo con acetato de etilo. Las fases orgánicas se combinaron, se lavaron con solución salina saturada, se secaron y, a continuación, se concentraron.
El residuo se purificó por cromatografía en columna (acetato de etilo:hexano = de 30:70 a 50:50) para dar el compuesto del título (277 mg) con las siguientes propiedades físicas.
EM/CL tR 1,30 minutos: EM (ES+) m/z 743 (M+H) (Condición a).
Ejemplo 4 (9): [4-(2S)-7-[5-Cloro-2-(4-ciano-1H-1,2,3-triazol-1-il)fenil]-5-oxo-1,2,3,5-tetrahidro-3-indolizinil}-4-fluoro-1H-imidazol-5-il)fenil]carbamato de 2-metil-2-propanilo
A una disolución (4,3 ml) del compuesto (427 mg) preparado en el Ejemplo 4 (8) en 1,4-dioxano, se le añadió una disolución acuosa de ácido clorhídrico 5 M (0,43 ml).
La mezcla se agitó a temperatura ambiente durante 30 minutos y, a continuación, se añadió a la mezcla una disolución acuosa saturada de bicarbonato sódico y se extrajo la mezcla con acetato de etilo. La fase orgánica se lavó con solución salina saturada y, a continuación, se secó y se concentró. El residuo se purificó por cromatografía en columna (gel de sílice diol, acetato de etilo:hexano = de 35:65 a 50:50) para dar el compuesto del título (320 mg) con las siguientes propiedades físicas.
EM/CL ír 1,11 minutos: EM (ES+) m/z 613 (M+H) (Condición a).
Ejemplo 4 (10): 1-(2-{(3S)-3-[5-(4-Aminofenil)-4-fluoro-1H-imidazol-2-il]-5-oxo-1,2,3,5-tetrahidro-7-indolizinil}-4-clorofenil)-1H-1,2,3-triazol-4-carbonitrilo

A una disolución (6,4 ml) del compuesto (320 mg) preparado en el Ejemplo 4 (9) en diclorometano se le añadió ácido trifluoroacético (0,96 ml). La mezcla se agitó a temperatura ambiente durante 45 minutos y, a continuación, a la mezcla se le añadió tolueno y la mezcla se concentró. El residuo se purificó por cromatografía en columna (gel de aminosílice, acetato de etilo:hexano = de 65:35 a 100:0) para dar el compuesto del título (232 mg) que tenía las siguientes propiedades físicas.
EM/CL ír 0,79 minutos: EM (ES+) m/z 513 (M+H) (Condición a);
RMN 1H (300 MHz, metanol^); 88,88 (s, 1H), 7,73 - 7,65 (m, 3H), 7,30 (d, 2H), 6,75 (d, 2H), 6,11 (s, 1H), 6,08 (s, 1H), 5,70 (d, 1H), 3,42 (m, 1H), 3,10 (m, 1H), 2,61 (m, 1H), 2,39 (m, 1H).
Los ejemplos experimentales biológicos se describirán a continuación, y se confirmaron los efectos del compuesto de la presente invención basándose en los métodos experimentales.
Mientras tanto, como compuestos comparativos se usaron los siguientes compuestos descritos en la Literatura de patente 6. Con respecto a los siguientes ejemplos experimentales biológicos, se evaluaron los compuestos comparativos del mismo modo que el compuesto de la presente invención.
(3S)-3-[5-(6-amino-2-fluoro-3-piridinil)-1H-imidazol-2-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona (denominado Ejemplo comparativo 1 (1)):

(3S)-3-[5-(6-amino-2-fluoro-3-piridinil)-4-cloro-1H-imidazol-2-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona (denominado Ejemplo comparativo 1 (2)):

(3S)-3-[5-(6-amino-3-piridinil)-4-fluoro-1H-imidazol-2-il]-7-[5-doro-2-(1H-tetrazoM-il)fenil]-2,3-dihidro-5(1H)-indolizinona (denominado Ejemplo comparativo 1 (3)):

(3S)-3-[2-(6-amino-2-fluoro-3-piridinil)-1H-imidazol-5-il]-7-[5-doro-2-(1H-tetrazoM-il)fenil]-2,3-dihidro-5(1H)-indolizinona (Ejemplo comparativo 2 (1)):

(3S)-3-[2-(6-amino-2-fluoro-3-piridinil)-4-doro-1H-imidazol-5-il]-7-[5-doro-2-(1H-tetrazoM-il)fenil]-2,3-dihidro-5(1H)-indolizinona (Ejemplo comparativo 2 (3)):

(3S)-3-[2-(6-amino-3-piridinil)-4-fluoro-1H-imidazol-5-il]-7-[5-cloro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona (Ejemplo comparativo 2 (5)):

metil[4-(4-cloro-5-{(6S)-2-[5-doro-2-(1H-tetrazol-1-il)fenil]-4-oxo-4,6,7,8-tetrahidropirrolo[1,2-a]pirimidin-6-il}-1H-imidazol-2-il)fenil]carbamato (Ejemplo comparativo 3 (1)):

(6S)-6-[5-(6-amino-2-fluoro-3-piridinil)-4-doro-1H-imidazol-2-il]-2-[5-doro-2-(1H-tetrazol-1-il)fenil]-7,8-dihidropirrolo[1,2-a]pirimidin-4(6H)-ona (Ejemplo comparativo 3 (2)):

1-(2-{(3S)-3-[5-(6-amino-3-piridinil)-4-doro-1H-imidazol-2-il]-5-oxo-1,2,3,5-tetrahidro-7-indolizinil}-4-dorofenil)-1H-1,2,3-triazol-4-carbonitrilo (denominado Ejemplo comparativo 4):

Ejemplo biológico 1:
(1) Ensayo in vitro
Se evaluaron las actividades inhibidoras del compuesto de la presente invención sobre el factor de coagulación de la sangre humano XIa, factor VIIa, factor IXa, factor Xa, factor XIIa, calicreína plasmática y trombina. Se añadió una disolución de sustrato cromogénico a cada una de las disoluciones de enzima, se midió continuamente la absorbancia a 405 nm a 37 °C durante 5 minutos a intervalos de 15 segundos, y se calculó la tasa de descomposición de cada uno de los sustratos (mDO/min). Se calculó la concentración inhibidora al 50 % (CI50) del compuesto de la presente invención en cada una de las enzimas por regresión lineal usando el método de los mínimos cuadrados a partir de la concentración del compuesto de la presente invención que se convirtió en términos de logaritmo natural y se calculó la tasa de inhibición enzimática según la siguiente ecuación.
La tasa de inhibición enzimática (%) del compuesto de la presente invención se calculó usando la siguiente ecuación:
Tasa de inhibición enzimática (%) = 100 x {Cont(e)-BL(e)) -(Comp(e)-BL(e))/(Cont(e)-BL(e))} Cont (e): Tasa de descomposición de sustrato (mDO/min) cuando la disolución de enzima y la disolución de sustrato se añadieron a solución salina fisiológica que contenía 5 % de sulfóxido de dimetilo
BL (e): Tasa de descomposición de sustrato (mDO/min) cuando la disolución de tampón que no contuvo enzima y la disolución de sustrato se añadieron a solución salina fisiológica que contenía 5 % de sulfóxido de dimetilo Comp (e): Tasa de descomposición de sustrato (mDO/min) cuando la disolución de enzima y la disolución de sustrato se añadieron a solución salina fisiológica que contenía 5 % de sulfóxido de dimetilo y el compuesto de la presente invención
(1-1) Medición de la actividad inhibidora sobre el factor de coagulación de la sangre XIa humano:
Se midió la actividad inhibidora sobre el factor de coagulación de la sangre XIa humano (Haematologic Technologies Inc.) usando la disolución de enzima ajustada a 0,1 U/ml por una disolución de tampón que contenía 300 mM de
NaCl, 10 mM de KCl, 2 mg/ml de PEG 6000 y 100 mM de HEPES-NaOH (pH 7,4), así como S-2366 (piroglu-Pro-Arg-pNA, CHROMOGENIX) ajustado a 1 mM por agua destilada.
(1-2) Medición de la actividad inhibidora sobre calicreína humana plasmática:
Se midió la actividad inhibidora sobre calicreína humana plasmática (Enzyme Research Laboratories Ltd.) usando la disolución de enzima ajustada a 20 mU/ml por una disolución de tampón que contenía 400 mM de NaCl, 10 mg/ml de PEG 6000 y 200 mM de disolución de tampón fosfato (pH 7,4), así como S-2302 (H-D-Pro-Phe-Arg-pNA, CHROMOGENlX) ajustado a 500 pM por agua destilada.
(1-3) Medición de actividades inhibidoras sobre el factor de coagulación de la sangre Xa humano y trombina humana:
Se midieron la actividad inhibidora sobre el factor de coagulación de la sangre Xa humano (Sekisui Diagnostics LLC.) y la actividad inhibidora sobre trombina humana (Sigma) usando cada una de las disoluciones de enzima ajustada a 0,5 U/ml o 0,25 U/ml, respectivamente, por una disolución de tampón que contenía 300 mM de NaCl, 4 mg/ml de PEG 6000 y 100 mM de Tris-HCl (pH 7,4), así como S-2222 [Bz-Ile-Glu(Y-OR)-Gly-Arg-pNAHCl, R = H (50 %) y R = CH3 (50 %), CHROMOGENIX] o S-2366 cada uno ajustado a 1 mM por agua destilada.
(1-4) Medición de la actividad inhibidora sobre el factor de coagulación de la sangre XIIa humano:
Se midió la actividad inhibidora sobre el factor de coagulación de la sangre XIIa humano (Enzyme Research Laboratories Ltd.) usando la disolución de enzima ajustada a 0,78 U/ml por una disolución de tampón que contenía 300 mM de NaCl y 100 mM de Tris-HCl (pH 7,4), así como S-2302 ajustado a 1 mM por agua destilada.
(1-5) Actividad inhibidora sobre el factor de coagulación de la sangre IXa humano:
Se midió la actividad inhibidora sobre el factor de coagulación de la sangre IXa humano (Sekisui Diagnostics LLC.) usando la disolución de enzima ajustada a 30 U/ml por una disolución de tampón que contenía 200 mM de NaCl, 10 mM de CaCh, 60 % de etilenglicol y 100 mM de Tris-HCl (pH 7,4), así como Spectrozume FIXa (H-D-Leu-Ph'Gly-Arg-pNA2AcOH, Sekisui Diagnostics LLC.) ajustado a 10 mM por agua destilada.
(1-6) Actividad inhibidora sobre el factor de coagulación de la sangre VIIa humano:
Se midió la actividad inhibidora sobre el factor de coagulación de la sangre VIIa humano (Sekisui Diagnostics LLC.) usando la disolución de enzima ajustada a 200 U/ml por una disolución de tampón que contenía 300 mM de NaCl, 10 mM de CaCh, 10 mg/ml de PEG 6000, 100 mM de HEPES-NaOH (pH 7,4) y factor de tejido humano recombinante (preparado según el método de Alireza R. Rezaie et al., (Protein expression and purification, 1992, Vol. 3, N° 6, páginas 453-460)), así como S-2288 (H-D-Ile-Pro-Arg-pNA, CHROMOGENIX) ajustado a 10 mM por agua destilada.
(2) Medición del tiempo activado de tromboplastina parcial y el tiempo de protrombina
Se midieron el tiempo activado de tromboplastina parcial (APTT) y el tiempo de protrombina (PT) usando un dispositivo completamente automático para medir la coagulación de la sangre (CA-1500, Sysmex Corporation). En la medición de APTT o PT, se mezcló plasma humano estándar para las pruebas de coagulación de la sangre (Siemens Healthcare Diagnostics GmbH) con una disolución diluida del compuesto de la presente invención y después se añadieron automáticamente reactivo de APTT (Siemens Healthcare Diagnostics GmbH) y 0,02 M de cloruro de calcio o reactivo de PT (Siemens Healthcare Diagnostics GmbH) a la mezcla para iniciar la formación de coágulo. Se expresó la actividad de anticoagulación (APTT * 2 o PT * 2) del compuesto de la presente invención como una concentración requerida para doblar el tiempo de coagulación en el grupo de vehículo (1 % de DMSO). Se determinó APTT * 2 o PT * 2 representando la concentración del compuesto de la presente invención frente a un aumento doble en el tiempo de coagulación.
T l 1

continuación

Como resultado de las pruebas anteriormente descritas, se confirmó que el compuesto de la presente invención tenía una potente actividad inhibidora de FXIa y una actividad de anticoagulación. Mientras tanto, las actividades inhibidoras del compuesto de la presente invención sobre el factor de coagulación de la sangre humano Xa, factor XIIa, factor IXa, factor VIIa y trombina humana fueron suficientemente bajas.
Ejemplo experimental biológico 2: Pruebas farmacocinéticas (FC) en ratas
Se administró el compuesto de la presente invención a ratas Crj:CD(SD) macho en ayunas por inyección intravenosa como una única dosis intravenosa de 0,1 mg/kg (vehículo: 20 % de disolución de HP-p-CD) y por administración oral forzada como una dosis de 1 mg/kg por vía oral (vehículo: 0,5 % de disolución de metilcelulosa). Se recogieron muestras de sangre de la vena cervical en jeringas heparinizadas a las 0,08, 0,25, 0,5, 1, 3 o 7 horas después de la administración por inyección intravenosa o 0,08, 0,25, 0,5, 1, 2, 4, 6, 8 o 24 horas después de la administración por vía oral. Se obtuvo plasma por centrifugación, y el plasma se almacenó a -20 °C hasta la medición de la concentración plasmática.
Para medir la concentración plasmática del compuesto de la presente invención, la muestra de plasma se sometió a desproteinización usando acetonitrilo, se filtró usando un filtro y después se diluyó con agua purificada, y luego se analizó por CL/EM/EM. Se usaron una columna para el análisis (Shim-pack XR-ODSII, 2,0 mm * 75 mm, 2,2 pm) y fases móviles (0,1 % de ácido fórmico en agua y 0,1 % de ácido fórmico en acetonitrilo, caudal: 0,5 ml/min). El sistema se usó por detección de cationes en el modo de monitorización de reacciones múltiples (MRM).
Se calcularon el área bajo la curva de la concentración en sangre frente al tiempo (ABC) y la biodisponibilidad (BA) del compuesto de la presente invención. Además, como índices del tiempo de mantenimiento de la actividad de anticoagulación en el caso de administración por vía oral, se calcularon ABC/APTT * 2, que se obtiene dividiendo ABC entre APTT * 2, y C8h/APTT * 2, que se obtiene dividiendo C8h (la concentración plasmática a las 8 horas después de la administración) por APTT * 2.
T l 21

Además, se calculó el periodo de tiempo cuando la concentración de compuesto en plasma del compuesto de la presente invención superó APTT * 2 (tiempo de mantenimiento APTT * 2) a partir del cambio en la concentración de compuesto en plasma en el caso cuando el compuesto de la presente invención se administró por vía oral a una dosis de 1 mg/kg. Cuanto más largo sea el tiempo de mantenimiento APTT * 2, más largo será el periodo de tiempo cuando la actividad de anticoagulación se mantiene después de la administración por vía oral. Por consiguiente, se sugiere que un compuesto que presenta un tiempo de mantenimiento APTT * 2 largo pueden ser un excelente agente para la prevención y/o el tratamiento de enfermedad tromboembólica que requiere un pequeño número de administraciones.
T l 1

continuación

Además, las relaciones de los cambios en las concentraciones de compuesto en plasma de los compuestos descritos en el Ejemplo 2 (10) y Ejemplo comparativo 2 (3) con APTT * 2 se muestran en Fig. 1 y Fig. 3.
Como resultado de las pruebas anteriormente descritas, se confirmó que el compuesto de la presente invención presentó buena cinética en la sangre. Además, cuando el compuesto de la presente invención se administró por vía oral a una dosis de 1 mg/kg, el compuesto de la presente invención mostró una C8h/APTT * 2 igual o superior a 1. Además, mientras que el compuesto de la presente invención mantuvo una concentración plasmática igual o superior a APTT * 2 durante 8 horas o más, el tiempo de mantenimiento APTT * 2 de cada uno de los compuestos comparativos fue más corto que 2 horas.
A partir de los resultados descritos anteriormente, se confirmó que el compuesto de la presente invención presentó tanto buena cinética en la sangre como una potente actividad de anticoagulación y es capaz de prolongar la actividad de anticoagulación durante un largo periodo de tiempo después de la administración por vía oral.
Ejemplo experimental biológico 3: Interacción de fármacos
(1) Actividad inhibidora de CYP
Actividad inhibidora competitiva
Se añadieron midazolam y el compuesto de la presente invención a una suspensión de microsomas de hígado humano y la mezcla se agitó a 37 °C durante 3 minutos y después se analizó la concentración de 1'-hidroximidazolam en la muestra por CL/EM/EM.
Actividad inhibidora dependiente del tiempo (TDI)
Se añadió el compuesto de la presente invención a una suspensión de microsomas de hígado humano y la mezcla se agitó a 37 °C durante 30 minutos y después se añadió midazolam a la mezcla, y la mezcla se agitó adicionalmente durante 3 minutos. La concentración de 1'-hidroximidazolam en la muestra después de la agitación se analizó por CL/EM/EM.
Con respecto a tanto la actividad inhibidora competitiva como la actividad TDI, se usaron una columna para el análisis (Shim-pack XR-ODSII, 2,0 mm * 75 mm, 2,2 pm) y las fases móviles (0,1 % de ácido fórmico en agua y 0,1 % de ácido fórmico en acetonitrilo, caudal: 0,5 ml/min). El sistema se usó por detección de cationes en el modo de monitorización de reacciones múltiples (MRM). Como índice de la actividad inhibidora de CYP de la inhibición competitiva y TDI, se calculó el valor de CI50 según las siguientes ecuaciones usando una pluralidad de las concentraciones del compuesto de la presente invención en la muestra seleccionada de 1, 3, 10, 15, 30 y 50 pmol/l. Sin embargo, cuando la tasa de inhibición fue igual o superior a 50 % en el caso en el que cada uno de los compuestos se evaluara a la concentración mínima de 1 o 5 pmol/l, el valor de CI50 se evaluó como < 1 o < 5 pmol/l, y cuando la tasa de inhibición fue igual o inferior a 50 % en el caso en el que cada uno de los compuestos se evaluara a la máxima concentración de 10, 30 o 50 pmol/l, el valor de CI50 se evaluó como > 10, > 30 o > 50 pmol/l, respectivamente.
CI50 = (50 - a)/b
a = (B x C - D x A) / (B - D)
b = (A -C ) / (B -D )
Tasa de inhibición (%) = 100 - (la concentración de l'-hidroximidazolam en el momento cuando se añadió el compuesto de la presente invención) / (la concentración de 1'-hidroximidazolam en el momento cuando no se añadió el compuesto de la presente invención) x 100
Se consideró que la tasa de inhibición más baja que superó la tasa de inhibición del 50 % fue A (%), y se consideró que la concentración del compuesto de la presente invención en ese momento fue B (pmol/l). Por otra parte, se consideró que la tasa de inhibición más alta que fue inferior a la tasa de inhibición del 50 % fue C (%), y se consideró que la concentración del compuesto de la presente invención en ese momento fue D (pmol/l).
Además, se calculó el valor de CI50 de CYP (TDI)/APTT * 2 como un índice de la discrepancia entre la concentración a la que la actividad de anticoagulación se puede presentar y la actividad inhibidora de CYP.
T l 41
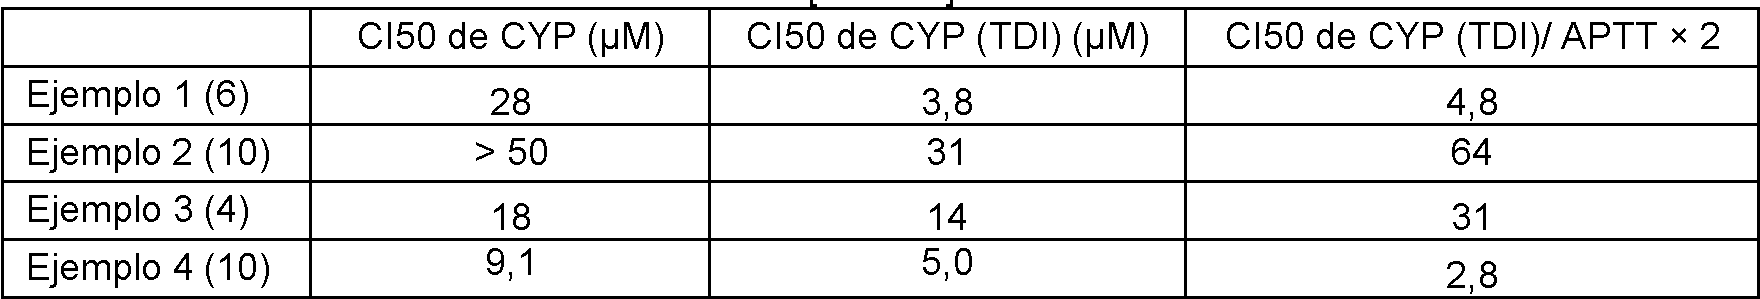
Como resultado de las pruebas anteriormente descritas, se confirmó que la actividad inhibidora de CYP del compuesto de la presente invención era baja. Además, se confirmó que hubo una discrepancia entre la actividad de anticoagulación y la actividad inhibidora de CYP.
A partir de los resultados anteriormente descritos, se confirmó que el compuesto de la presente invención es un compuesto que es un potente inhibidor de FXIa, es excelente en la absorbabilidad oral y la cinética en sangre, presenta una potente actividad de anticoagulación durante un largo periodo de tiempo después de la administración por vía oral y presenta una discrepancia entre la actividad de anticoagulación y la actividad inhibidora de CYP. (2) Evaluación de la inhibición de CYP3A4 usando células hepáticas suspensas en suero
Se añadió el compuesto de la presente invención a una suspensión de células hepáticas humanas suspensas en suero humano y la mezcla se agitó a 37 °C durante 10 minutos. A partir de aquí, se añadió midazolam a la mezcla y la mezcla se agitó adicionalmente durante 90 minutos. Se analizó por CL/EM/EM la concentración de l'-hidroximidazolam en la muestra después de agitar. Se usaron una columna para el análisis (Shim-pack XR-ODSII, 2,0 mm * 75 mm, 2,2 pm) y fases móviles (0,1 % de ácido fórmico en agua y 0,1 % de ácido fórmico en acetonitrilo, caudal: 0,5 ml/min). El sistema se usó por detección de cationes en el modo de monitorización de reacciones múltiples (MRM). Se preparó la concentración del compuesto de la presente invención en la muestra para que fuera 10 pmol/l, 30 pmol/l o 100 pmol/l.
Ejemplo experimental biológico 4: Toxicidad
(1) Acción inhibidora de hERG
Se midió la actividad inhibidora de hERG del compuesto de la presente invención por el siguiente procedimiento. Se midió la corriente de los canales de hERG (IKr) inducida por impulsos de estimulación usando células CHO-K1 transfectadas con el gen hERG y usando un sistema de pinzamiento zonal de membrana completamente automático según la técnica de pinzamiento zonal de membrana perforada con anfotericina. Se establecieron los impulsos de estimulación del siguiente modo: potencial de mantenimiento: -80 mV, potencial de despolarización: 40 mV (2 segundos) y potencial de repolarización: -50 mV (2 segundos). Se midió la corriente de cola máxima inducida después de aplicar el potencial de repolarización. Se aplicaron impulsos de estimulación dos veces, es decir, antes de añadir el compuesto de la presente invención y 5 minutos después de añadir el compuesto de la presente invención. Se calculó la tasa de cambio de la corriente de cola máxima a la corriente antes de añadir el compuesto de la presente invención. Se usó el compuesto de la presente invención como una disolución en sulfóxido de dimetilo (DMSO) y se añadió a la concentración de 1 % al líquido extracelular. Se calculó la tasa de inhibición (%) del canal de hERG corrigiendo la tasa de cambio en la corriente de cola máxima antes y después de la adición del compuesto de la presente invención por la tasa de cambio en un grupo tratado con vehículo.
Tasa de inhibición (%) = [1 -(la tasa de cambio en la corriente antes y después de la adición del compuesto de la presente invención) / (la tasa de cambio en la corriente antes y después de la adición del vehículo)] x 100 Como resultado, cuando el compuesto de la presente invención se añadió a células a la concentración de 10 pM, la tasa de inhibición de hERG fue inferior a 51 %. A partir del resultado anteriormente descrito, se podría confirmar que
el compuesto de la presente invención tiene una baja actividad inhibidora de hERG y, por tanto, es un compuesto de excelente seguridad.
(2) Evaluación de esteatosis
Se midió el efecto inductor de la esteatosis del compuesto de la presente invención por el siguiente procedimiento. A un medio de una línea celular hepática inmortalizada humana Fa2N-4 se añadió 1 % de una disolución del compuesto de la presente invención en DMSO a una concentración de 6,25, 12,5, 25, 50 o 100 j M, y las células se expusieron durante 72 horas. A partir de aquí, se añadió rojo Nilo al medio, y se midió la intensidad de fluorescencia de las células a una longitud de onda de excitación de 485 nm y una longitud de onda fluorescente de 570 nm. Cuando el valor de fluorescencia medido fue igual o superior al 160 % del valor obtenido por un tratamiento con vehículo, se determinó que el compuesto presentaba un efecto inductor de la esteatosis.
Como resultado, cuando la concentración del compuesto de la presente invención en el medio fue 25 j M, el valor de fluorescencia medida media fue inferior al 160 % del valor de fluorescencia medida en el caso del tratamiento del vehículo. A partir del resultado anteriormente descrito, se podría confirmar que el compuesto de la presente invención presenta un bajo efecto inductor de la esteatosis y es un compuesto de excelente seguridad.
[Ejemplos de preparación]
Ejemplo de preparación 1
Se mezclan los siguientes ingredientes de un modo convencional y se comprimen dando 10.000 comprimidos que contiene cada uno 10 mg del principio activo.
• (3S)-3-[5-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-2-il]-7-[5-cloro-2-(1H- ... 100 g
tetrazol-1 -il)fenil]-2,3-dihidro-5(1H)-indolizinona
• Carboximetilcelulosa cálcica ... 20 g
• Estearato de magnesio ... 10 g
• Celulosa microcristalina ... 870 g
Ejemplo de preparación 2.
Se mezclan los siguientes ingredientes de un modo convencional. A partir de aquí, la mezcla se filtra a través de un filtro de polvo y se carga en ampollas de 5 ml. Las ampollas se esterilizan térmicamente por un autoclave dando 10.000 ampollas que contiene cada una 20 mg del principio activo. •
• (3S)-3-[5-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-2-il]-7-[5-cloro-2-(1H- ...200 g
tetrazol-1 -il)fenil]-2,3-dihidro-5(1H)-indolizinona
• Manitol ...20 g
• Agua destilada ...50 l
Aplicabilidad industrial
El compuesto de la presente invención tiene una potente actividad inhibidora de FXIa y, por tanto, es útil para la prevención y/o el tratamiento de enfermedad tromboembólica.
Claims (10)
1. Un compuesto representado por la fórmula general (I):

en la que,
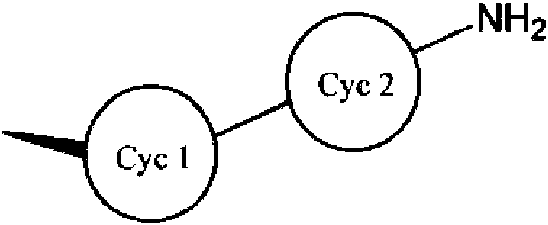
representa:
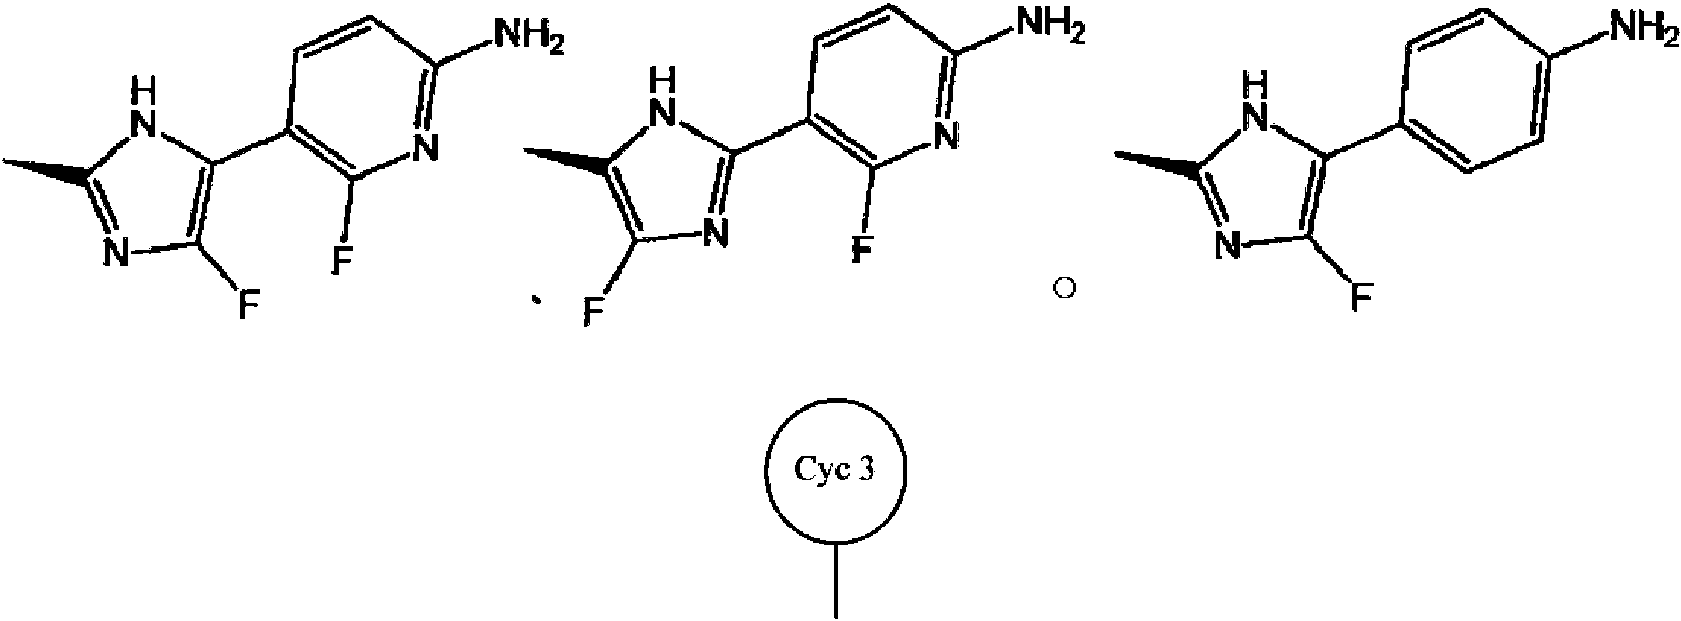
representa:

y X representa CH o N];
una sal del mismo, un solvato del mismo,o un N-óxido del mismo.
2. El compuesto según la reivindicación 1, en donde el compuesto representado por la fórmula general (I) es (3S)-3-[5-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-2-il]-7-[5-doro-2-(1H-tetrazol-1-il)fenil]-2,3-dihidro-5(1H)-indolizinona, una sal de la misma, un solvato de la misma o un N-óxido de la misma.
3. El compuesto según la reivindicación 1, en donde el compuesto representado por la fórmula general (I) es (6S)-6-[2-(6-amino-2-fluoro-3-piridinil)-4-fluoro-1H-imidazol-5-il]-2-[5-cloro-2-(1H-tetrazol-1-il)fenil]-7,8-dihidropirroío[1,2-a]pirimidin-4(6H)-ona, una sal de la misma, un solvato de la misma o un N-óxido de la misma.
4. El compuesto según la reivindicación 1, en donde el compuesto representado por la fórmula general (I) es 1-(2-{(3S)-3-[5-(4-aminofenil)-4-fluoro-1H-imidazol-2-il]-5-oxo-1,2,3,5-tetrahidro-7-indolizinil}-4-clorofenil)-1H-1,2,3-triazol-4-carbonitrilo, una sal del mismo, un solvato del mismo o un N-óxido del mismo.
5. Una composición farmacéutica que comprende el compuesto según una cualquiera de las reivindicaciones 1 a 4, una sal del mismo, un solvato del mismo o un N-óxido del mismo como principio activo.
6. El compuesto según una cualquiera de las reivindicaciones 1 a 4, una sal del mismo, un solvato del mismo, o un N-óxido del mismo, para su uso como inhibidor de FXIa.
7. El compuesto según una cualquiera de las reivindicaciones 1 a 4, una sal del mismo, un solvato del mismo, o un N-óxido del mismo, para su uso en la prevención y/o el tratamiento de una enfermedad tromboembólica.
8. El compuesto para su uso según la reivindicación 7, en donde la enfermedad tromboembólica es trastorno tromboembólico cardiovascular arterial, trastorno tromboembólico cardiovascular venoso, trastorno tromboembólico cerebrovascular arterial, trastorno tromboembólico cerebrovascular venoso o trastorno tromboembólico en la cavidad cardíaca o en la circulación periférica.
9. El compuesto para su uso según las reivindicaciones 7 u 8, en donde la enfermedad tromboembólica es enfermedad de las arterias coronarias, angina inestable, síndrome coronario agudo, fibrilación auricular, infarto de miocardio, muerte súbita isquémica, ataque isquémico transitorio, accidente cerebrovascular cerebral, enfermedad arterial periférica, aterosclerosis, enfermedad arterial oclusiva periférica, trombosis venosa, tromboembolia venosa, trombosis venosa profunda, tromboflebitis, embolia arterial, trombosis de las arterias coronarias, trombosis arterial cerebral, embolia cerebral, embolia renal, trombosis de la vena porta, embolia pulmonar, infarto pulmonar, embolia hepática, enfermedad veno-oclusiva hepática/síndrome de obstrucción sinusoidal, microangiopatía trombótica, coagulación intravascular diseminada, septicemia, síndrome disneico agudo, lesión pulmonar aguda, síndrome de anticuerpos antifosfolípidos, trombosis resultante de cirugía de revascularización coronaria o trombosis inducida por tratamiento en donde la sangre se expone a una superficie artificial que promueve la formación de trombos.
10. El compuesto para su uso según una cualquiera de las reivindicaciones 7 a 9, en donde la enfermedad tromboembólica es tromboembolia venosa, accidente cerebrovascular isquémico, enfermedad tromboembólica inducida por tratamiento en donde la sangre se expone a una superficie artificial que promueve la formación de trombos, síndrome coronario agudo, enfermedad de las arterias coronarias o enfermedad arterial periférica.
Applications Claiming Priority (4)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2014249822 | 2014-12-10 | ||
| JP2014263251 | 2014-12-25 | ||
| JP2015046150 | 2015-03-09 | ||
| JP2015160632 | 2015-08-17 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2927307T3 true ES2927307T3 (es) | 2022-11-04 |
Family
ID=56107463
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES20170445T Active ES2927307T3 (es) | 2014-12-10 | 2015-12-09 | Derivado de dihidroindolizinona |
| ES15867764T Active ES2814098T3 (es) | 2014-12-10 | 2015-12-09 | Derivado de dihidroindolizinona |
Family Applications After (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES15867764T Active ES2814098T3 (es) | 2014-12-10 | 2015-12-09 | Derivado de dihidroindolizinona |
Country Status (22)
| Country | Link |
|---|---|
| US (6) | US10065955B2 (es) |
| EP (2) | EP3231803B1 (es) |
| JP (3) | JP6610562B2 (es) |
| KR (1) | KR102525392B1 (es) |
| CN (1) | CN107001363B (es) |
| AU (1) | AU2015362422B2 (es) |
| BR (1) | BR112017012146B1 (es) |
| CA (1) | CA2970233C (es) |
| DK (1) | DK3231803T3 (es) |
| ES (2) | ES2927307T3 (es) |
| HU (1) | HUE051080T2 (es) |
| IL (1) | IL252777B (es) |
| MX (2) | MX385021B (es) |
| MY (1) | MY194106A (es) |
| PH (1) | PH12017501067B1 (es) |
| PL (1) | PL3231803T3 (es) |
| PT (1) | PT3231803T (es) |
| RU (1) | RU2707887C2 (es) |
| SG (1) | SG11201704708QA (es) |
| TW (1) | TWI696620B (es) |
| WO (1) | WO2016093285A1 (es) |
| ZA (1) | ZA201704602B (es) |
Families Citing this family (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| NO2760821T3 (es) | 2014-01-31 | 2018-03-10 | ||
| KR20240017118A (ko) | 2014-01-31 | 2024-02-06 | 브리스톨-마이어스 스큅 컴퍼니 | 인자 XIa 억제제로서의 헤테로시클릭 P2' 기를 갖는 마크로사이클 |
| EP3189047B1 (en) | 2014-09-04 | 2018-12-26 | Bristol-Myers Squibb Company | Diamide macrocycles that are fxia inhibitors |
| US9453018B2 (en) | 2014-10-01 | 2016-09-27 | Bristol-Myers Squibb Company | Pyrimidinones as factor XIa inhibitors |
| JP6992284B2 (ja) * | 2016-06-06 | 2022-01-13 | 小野薬品工業株式会社 | ジヒドロインドリジノン誘導体を含有する医薬組成物 |
| JP7196931B2 (ja) | 2018-11-30 | 2022-12-27 | 小野薬品工業株式会社 | (3s)-3-[2-(6-アミノ-2-フルオロピリジン-3-イル)-4-フルオロ-1h-イミダゾール-5-イル]-7-[5-クロロ-2-(1h-テトラゾール-1-イル)フェニル]-2,3-ジヒドロインドリジン-5(1h)-オンの新規結晶 |
| KR102242187B1 (ko) * | 2019-06-04 | 2021-04-20 | 주식회사 우정바이오 | 실내 표면 및 공기 살균 정화 장치 |
| CN114026087B (zh) * | 2019-06-28 | 2023-07-18 | 上海济煜医药科技有限公司 | 三并环类化合物及其制备方法和用途 |
| ES3048448T3 (en) | 2020-07-22 | 2025-12-10 | Janssen Pharmaceutica Nv | Compounds useful as factor xia inhibitors |
| JP2024125436A (ja) * | 2021-07-20 | 2024-09-19 | 小野薬品工業株式会社 | イミダゾール化合物の製造方法 |
| WO2023179624A1 (zh) * | 2022-03-21 | 2023-09-28 | 上海济煜医药科技有限公司 | 三并环类化合物制备方法及其中间体 |
| JP2025513455A (ja) | 2022-04-22 | 2025-04-24 | バーテックス ファーマシューティカルズ インコーポレイテッド | 疼痛の治療のためのヘテロアリール化合物 |
Family Cites Families (20)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| IL61385A (en) * | 1979-12-06 | 1984-11-30 | Labaz Sanofi Nv | 3-(4-(dialkylaminoalkyl)-oxy-benzoyl)-indolizine derivatives,their preparation and pharmaceutical compositions containing them |
| EP0407342A3 (en) | 1989-07-06 | 1991-07-10 | Ciba-Geigy Ag | Pyrimidine derivatives |
| DE4221583A1 (de) | 1991-11-12 | 1993-05-13 | Bayer Ag | Substituierte biphenylpyridone |
| DE4407488A1 (de) | 1994-03-07 | 1995-09-14 | Bayer Ag | Verwendung von Biphenyl- und Pyridylmethylpyridonen |
| IT1277405B1 (it) * | 1995-08-01 | 1997-11-10 | Menarini Farma Ind | Derivati di lattami biciclici come inibitori della trombina |
| ES2334990T3 (es) | 2002-02-14 | 2010-03-18 | Pharmacia Corporation | Piridinonas sustituidas como moduladores de p38 map quinasa. |
| FR2838123B1 (fr) * | 2002-04-04 | 2005-06-10 | Sanofi Synthelabo | Nouveaux derives d'indolozine-1,2,3 substituee, inhibiteurs selectifs du b-fgf |
| KR20060041309A (ko) | 2003-08-13 | 2006-05-11 | 다케다 야쿠힌 고교 가부시키가이샤 | 4-피리미돈 유도체 및 펩티딜 펩티다제 저해제로서의 그의용도 |
| GB0420722D0 (en) | 2004-09-17 | 2004-10-20 | Addex Pharmaceuticals Sa | Novel allosteric modulators |
| EP1981854B1 (en) | 2005-12-14 | 2011-06-01 | Bristol-Myers Squibb Company | Arylpropionamide, arylacrylamide, arylpropynamide, or arylmethylurea analogs as factor xia inhibitors |
| EP2256115A1 (en) | 2006-11-24 | 2010-12-01 | Takeda Pharmaceutical Company Limited | Heteromonocyclic compound and use thereof |
| US7803940B2 (en) | 2006-11-24 | 2010-09-28 | Takeda Pharmaceutical Company Limited | Heteromonocyclic compound or a salt thereof having strong antihypertensive action, insulin sensitizing activity and the like production thereof and use thereof for prophylaxis or treatment of cardiovascular diseases, metabolic diseases and/or central nervous system diseases |
| EP2102189B1 (en) | 2006-12-15 | 2015-07-29 | Bristol-Myers Squibb Company | Arylpropionamide, arylacrylamide, arylpropynamide, or arylmethylurea analogs as factor xia inhibitors |
| WO2009076337A1 (en) | 2007-12-11 | 2009-06-18 | Schering Corporation | Gamma secretase modulators |
| CA2813911A1 (en) | 2010-10-07 | 2012-04-12 | Takeda Pharmaceutical Company Limited | 1,4-oxazepane derivatives |
| TW201319068A (zh) * | 2011-08-05 | 2013-05-16 | 必治妥美雅史谷比公司 | 作為xia因子抑制劑之環狀p1接合劑 |
| DK2794597T3 (en) | 2011-12-21 | 2018-01-15 | Ono Pharmaceutical Co | PYRIDINON AND PYRIMIDINON DERIVATIVES AS FACTOR XIA INHIBITORS |
| GB2497806A (en) * | 2011-12-21 | 2013-06-26 | Ono Pharmaceutical Co | Pyridinone and pyrimidinone derivatives as factor XIa inhibitors |
| CN105829298B (zh) | 2014-02-14 | 2019-02-01 | 四川海思科制药有限公司 | 一种吡啶酮或嘧啶酮衍生物、及其制备方法和应用 |
| WO2016011940A1 (zh) * | 2014-07-25 | 2016-01-28 | 江苏恒瑞医药股份有限公司 | 氮茚-酰胺类衍生物、其制备方法及其在医药上的应用 |
-
2015
- 2015-12-09 MX MX2017007551A patent/MX385021B/es unknown
- 2015-12-09 PT PT158677641T patent/PT3231803T/pt unknown
- 2015-12-09 MY MYPI2017702113A patent/MY194106A/en unknown
- 2015-12-09 BR BR112017012146-8A patent/BR112017012146B1/pt not_active IP Right Cessation
- 2015-12-09 HU HUE15867764A patent/HUE051080T2/hu unknown
- 2015-12-09 EP EP15867764.1A patent/EP3231803B1/en active Active
- 2015-12-09 ES ES20170445T patent/ES2927307T3/es active Active
- 2015-12-09 KR KR1020177015619A patent/KR102525392B1/ko active Active
- 2015-12-09 ES ES15867764T patent/ES2814098T3/es active Active
- 2015-12-09 AU AU2015362422A patent/AU2015362422B2/en not_active Ceased
- 2015-12-09 WO PCT/JP2015/084573 patent/WO2016093285A1/ja not_active Ceased
- 2015-12-09 SG SG11201704708QA patent/SG11201704708QA/en unknown
- 2015-12-09 CA CA2970233A patent/CA2970233C/en active Active
- 2015-12-09 CN CN201580066685.2A patent/CN107001363B/zh not_active Expired - Fee Related
- 2015-12-09 TW TW104141268A patent/TWI696620B/zh not_active IP Right Cessation
- 2015-12-09 US US15/534,247 patent/US10065955B2/en active Active
- 2015-12-09 PL PL15867764T patent/PL3231803T3/pl unknown
- 2015-12-09 RU RU2017124150A patent/RU2707887C2/ru active
- 2015-12-09 EP EP20170445.9A patent/EP3702357B1/en not_active Not-in-force
- 2015-12-09 DK DK15867764.1T patent/DK3231803T3/da active
- 2015-12-09 JP JP2016563720A patent/JP6610562B2/ja not_active Expired - Fee Related
-
2017
- 2017-06-08 PH PH12017501067A patent/PH12017501067B1/en unknown
- 2017-06-08 MX MX2021005869A patent/MX2021005869A/es unknown
- 2017-06-08 IL IL252777A patent/IL252777B/en active IP Right Grant
- 2017-07-07 ZA ZA2017/04602A patent/ZA201704602B/en unknown
-
2018
- 2018-07-31 US US16/050,266 patent/US10407426B2/en active Active
-
2019
- 2019-07-31 US US16/527,489 patent/US10550119B2/en active Active
- 2019-10-25 JP JP2019194671A patent/JP6791338B2/ja not_active Expired - Fee Related
- 2019-12-19 US US16/720,486 patent/US10815233B2/en active Active
-
2020
- 2020-09-22 US US17/027,922 patent/US11566027B2/en active Active
- 2020-11-05 JP JP2020185297A patent/JP2021011506A/ja active Pending
-
2022
- 2022-12-23 US US18/088,045 patent/US20230138003A1/en not_active Abandoned
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2814098T3 (es) | Derivado de dihidroindolizinona | |
| ES2800313T3 (es) | Compuestos de heteroarilo bicíclico sustituidos | |
| JP6992284B2 (ja) | ジヒドロインドリジノン誘導体を含有する医薬組成物 | |
| JP7196931B2 (ja) | (3s)-3-[2-(6-アミノ-2-フルオロピリジン-3-イル)-4-フルオロ-1h-イミダゾール-5-イル]-7-[5-クロロ-2-(1h-テトラゾール-1-イル)フェニル]-2,3-ジヒドロインドリジン-5(1h)-オンの新規結晶 | |
| CA3051605C (en) | Ethane-sulfonate salt of quinoline derivative | |
| WO2020059812A1 (ja) | 4-({(4s)-1-(4-カルバムイミドイルベンゾイル)-4-[4-(メチルスルホニル)ピペラジン-1-イル]-l-プロリル}アミノ)安息香酸の新規塩およびその新規結晶形 | |
| HK1236193A1 (en) | Dihydroindolizinone derivative | |
| HK1236193A (en) | Dihydroindolizinone derivative | |
| HK1236193B (zh) | 二氢吲嗪酮衍生物 | |
| HK40056300A (en) | Novel crystal of (3s)-3-[2-(6-amino-2-fluoropyridine-3-yl)-4-fluoro-1h-imidazole-5-yl]-7-[5-chloro-2-(1h-tetrazole-1-yl)phenyl]-2,3-dihydroindolizine-5(1h)-one |