ES2950857T3 - Métodos para la preparación de composiciones de depósito inyectables - Google Patents
Métodos para la preparación de composiciones de depósito inyectables Download PDFInfo
- Publication number
- ES2950857T3 ES2950857T3 ES11723441T ES11723441T ES2950857T3 ES 2950857 T3 ES2950857 T3 ES 2950857T3 ES 11723441 T ES11723441 T ES 11723441T ES 11723441 T ES11723441 T ES 11723441T ES 2950857 T3 ES2950857 T3 ES 2950857T3
- Authority
- ES
- Spain
- Prior art keywords
- risperidone
- days
- active ingredient
- release
- polymer
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 239000000203 mixture Substances 0.000 title claims abstract description 277
- 238000000034 method Methods 0.000 title claims description 58
- 238000002360 preparation method Methods 0.000 title claims description 10
- 229920000642 polymer Polymers 0.000 claims abstract description 166
- 239000002904 solvent Substances 0.000 claims abstract description 76
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims abstract description 31
- AEMRFAOFKBGASW-UHFFFAOYSA-N Glycolic acid Chemical compound OCC(O)=O AEMRFAOFKBGASW-UHFFFAOYSA-N 0.000 claims abstract description 16
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 claims abstract description 12
- 229920000249 biocompatible polymer Polymers 0.000 claims abstract description 11
- 229920001577 copolymer Polymers 0.000 claims abstract description 8
- 239000004310 lactic acid Substances 0.000 claims abstract description 5
- 235000014655 lactic acid Nutrition 0.000 claims abstract description 5
- 239000000178 monomer Substances 0.000 claims abstract description 3
- 239000004480 active ingredient Substances 0.000 claims description 176
- 229960001534 risperidone Drugs 0.000 claims description 173
- RAPZEAPATHNIPO-UHFFFAOYSA-N risperidone Chemical compound FC1=CC=C2C(C3CCN(CC3)CCC=3C(=O)N4CCCCC4=NC=3C)=NOC2=C1 RAPZEAPATHNIPO-UHFFFAOYSA-N 0.000 claims description 172
- 229960002428 fentanyl Drugs 0.000 claims description 65
- PJMPHNIQZUBGLI-UHFFFAOYSA-N fentanyl Chemical compound C=1C=CC=CC=1N(C(=O)CC)C(CC1)CCN1CCC1=CC=CC=C1 PJMPHNIQZUBGLI-UHFFFAOYSA-N 0.000 claims description 65
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical group CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 claims description 25
- 239000003795 chemical substances by application Substances 0.000 claims description 10
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 claims description 6
- 238000002156 mixing Methods 0.000 claims description 5
- 230000008569 process Effects 0.000 claims description 5
- VTHJTEIRLNZDEV-UHFFFAOYSA-L magnesium dihydroxide Chemical compound [OH-].[OH-].[Mg+2] VTHJTEIRLNZDEV-UHFFFAOYSA-L 0.000 claims description 4
- 239000000347 magnesium hydroxide Substances 0.000 claims description 4
- 229910001862 magnesium hydroxide Inorganic materials 0.000 claims description 4
- 230000001954 sterilising effect Effects 0.000 claims description 4
- 238000004659 sterilization and disinfection Methods 0.000 claims description 3
- 235000012254 magnesium hydroxide Nutrition 0.000 claims 1
- 239000007943 implant Substances 0.000 abstract description 126
- 230000036470 plasma concentration Effects 0.000 abstract description 126
- 230000001225 therapeutic effect Effects 0.000 abstract description 16
- 238000011065 in-situ storage Methods 0.000 abstract description 7
- 229940079593 drug Drugs 0.000 abstract description 4
- 239000003814 drug Substances 0.000 abstract description 4
- 150000001875 compounds Chemical class 0.000 abstract 1
- 238000009472 formulation Methods 0.000 description 127
- 239000000243 solution Substances 0.000 description 59
- 229960003881 letrozole Drugs 0.000 description 56
- HPJKCIUCZWXJDR-UHFFFAOYSA-N letrozole Chemical compound C1=CC(C#N)=CC=C1C(N1N=CN=C1)C1=CC=C(C#N)C=C1 HPJKCIUCZWXJDR-UHFFFAOYSA-N 0.000 description 56
- 238000002347 injection Methods 0.000 description 48
- 239000007924 injection Substances 0.000 description 48
- 239000002609 medium Substances 0.000 description 48
- 241000283977 Oryctolagus Species 0.000 description 40
- 229960005017 olanzapine Drugs 0.000 description 37
- KVWDHTXUZHCGIO-UHFFFAOYSA-N olanzapine Chemical compound C1CN(C)CCN1C1=NC2=CC=CC=C2NC2=C1C=C(C)S2 KVWDHTXUZHCGIO-UHFFFAOYSA-N 0.000 description 37
- PMXMIIMHBWHSKN-UHFFFAOYSA-N 3-{2-[4-(6-fluoro-1,2-benzoxazol-3-yl)piperidin-1-yl]ethyl}-9-hydroxy-2-methyl-6,7,8,9-tetrahydropyrido[1,2-a]pyrimidin-4-one Chemical compound FC1=CC=C2C(C3CCN(CC3)CCC=3C(=O)N4CCCC(O)C4=NC=3C)=NOC2=C1 PMXMIIMHBWHSKN-UHFFFAOYSA-N 0.000 description 35
- 238000011587 new zealand white rabbit Methods 0.000 description 29
- 239000002207 metabolite Substances 0.000 description 21
- 238000000338 in vitro Methods 0.000 description 20
- 238000001727 in vivo Methods 0.000 description 20
- 238000009792 diffusion process Methods 0.000 description 19
- 238000007918 intramuscular administration Methods 0.000 description 17
- 238000005303 weighing Methods 0.000 description 17
- 239000000872 buffer Substances 0.000 description 16
- 239000008363 phosphate buffer Substances 0.000 description 16
- 241000283973 Oryctolagus cuniculus Species 0.000 description 15
- 238000000870 ultraviolet spectroscopy Methods 0.000 description 12
- 210000003141 lower extremity Anatomy 0.000 description 11
- 239000011159 matrix material Substances 0.000 description 11
- XSVMFMHYUFZWBK-NSHDSACASA-N Rivastigmine Chemical compound CCN(C)C(=O)OC1=CC=CC([C@H](C)N(C)C)=C1 XSVMFMHYUFZWBK-NSHDSACASA-N 0.000 description 10
- 230000002035 prolonged effect Effects 0.000 description 10
- 229960004136 rivastigmine Drugs 0.000 description 10
- 239000012729 immediate-release (IR) formulation Substances 0.000 description 9
- 239000011859 microparticle Substances 0.000 description 9
- 239000002245 particle Substances 0.000 description 9
- 238000011282 treatment Methods 0.000 description 9
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 8
- 230000000052 comparative effect Effects 0.000 description 8
- QTBSBXVTEAMEQO-UHFFFAOYSA-N acetic acid Substances CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 7
- 230000000694 effects Effects 0.000 description 7
- 239000007787 solid Substances 0.000 description 7
- 238000013268 sustained release Methods 0.000 description 7
- 239000012730 sustained-release form Substances 0.000 description 7
- WVDDGKGOMKODPV-UHFFFAOYSA-N Benzyl alcohol Chemical compound OCC1=CC=CC=C1 WVDDGKGOMKODPV-UHFFFAOYSA-N 0.000 description 6
- SESFRYSPDFLNCH-UHFFFAOYSA-N benzyl benzoate Chemical compound C=1C=CC=CC=1C(=O)OCC1=CC=CC=C1 SESFRYSPDFLNCH-UHFFFAOYSA-N 0.000 description 6
- 229920002988 biodegradable polymer Polymers 0.000 description 6
- 239000004621 biodegradable polymer Substances 0.000 description 6
- 230000001276 controlling effect Effects 0.000 description 6
- 230000002459 sustained effect Effects 0.000 description 6
- 238000013265 extended release Methods 0.000 description 5
- 210000000548 hind-foot Anatomy 0.000 description 5
- 239000000047 product Substances 0.000 description 5
- 239000000725 suspension Substances 0.000 description 5
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 4
- 230000015556 catabolic process Effects 0.000 description 4
- 238000006731 degradation reaction Methods 0.000 description 4
- 239000012530 fluid Substances 0.000 description 4
- 230000001788 irregular Effects 0.000 description 4
- 239000000463 material Substances 0.000 description 4
- -1 poly(glycolic acid) Polymers 0.000 description 4
- 229920001606 poly(lactic acid-co-glycolic acid) Polymers 0.000 description 4
- 239000003021 water soluble solvent Substances 0.000 description 4
- 241000282472 Canis lupus familiaris Species 0.000 description 3
- HTTJABKRGRZYRN-UHFFFAOYSA-N Heparin Chemical compound OC1C(NC(=O)C)C(O)OC(COS(O)(=O)=O)C1OC1C(OS(O)(=O)=O)C(O)C(OC2C(C(OS(O)(=O)=O)C(OC3C(C(O)C(O)C(O3)C(O)=O)OS(O)(=O)=O)C(CO)O2)NS(O)(=O)=O)C(C(O)=O)O1 HTTJABKRGRZYRN-UHFFFAOYSA-N 0.000 description 3
- 239000013543 active substance Substances 0.000 description 3
- 229960003616 bemiparin Drugs 0.000 description 3
- 229960002903 benzyl benzoate Drugs 0.000 description 3
- 230000015572 biosynthetic process Effects 0.000 description 3
- 210000001124 body fluid Anatomy 0.000 description 3
- 239000010839 body fluid Substances 0.000 description 3
- 238000004519 manufacturing process Methods 0.000 description 3
- 231100000252 nontoxic Toxicity 0.000 description 3
- 230000003000 nontoxic effect Effects 0.000 description 3
- 238000002560 therapeutic procedure Methods 0.000 description 3
- 239000000654 additive Substances 0.000 description 2
- 229940035674 anesthetics Drugs 0.000 description 2
- 239000002585 base Substances 0.000 description 2
- 230000009286 beneficial effect Effects 0.000 description 2
- 235000019445 benzyl alcohol Nutrition 0.000 description 2
- 239000008280 blood Substances 0.000 description 2
- 210000004369 blood Anatomy 0.000 description 2
- 238000013270 controlled release Methods 0.000 description 2
- 230000003247 decreasing effect Effects 0.000 description 2
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 2
- 239000006185 dispersion Substances 0.000 description 2
- 239000003995 emulsifying agent Substances 0.000 description 2
- 230000001747 exhibiting effect Effects 0.000 description 2
- 238000002474 experimental method Methods 0.000 description 2
- 239000003193 general anesthetic agent Substances 0.000 description 2
- 239000011521 glass Substances 0.000 description 2
- 238000004128 high performance liquid chromatography Methods 0.000 description 2
- 239000007972 injectable composition Substances 0.000 description 2
- 239000007788 liquid Substances 0.000 description 2
- 239000011777 magnesium Substances 0.000 description 2
- 239000004005 microsphere Substances 0.000 description 2
- 230000036651 mood Effects 0.000 description 2
- WVDDGKGOMKODPV-ZQBYOMGUSA-N phenyl(114C)methanol Chemical compound O[14CH2]C1=CC=CC=C1 WVDDGKGOMKODPV-ZQBYOMGUSA-N 0.000 description 2
- 239000002798 polar solvent Substances 0.000 description 2
- 239000002244 precipitate Substances 0.000 description 2
- 230000009467 reduction Effects 0.000 description 2
- 238000012414 sterilization procedure Methods 0.000 description 2
- 239000000126 substance Substances 0.000 description 2
- 230000009469 supplementation Effects 0.000 description 2
- 231100000419 toxicity Toxicity 0.000 description 2
- 230000001988 toxicity Effects 0.000 description 2
- 238000003260 vortexing Methods 0.000 description 2
- 238000012371 Aseptic Filling Methods 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- 206010061218 Inflammation Diseases 0.000 description 1
- 229910019440 Mg(OH) Inorganic materials 0.000 description 1
- 208000005888 Periodontal Pocket Diseases 0.000 description 1
- 229920000954 Polyglycolide Polymers 0.000 description 1
- 208000028017 Psychotic disease Diseases 0.000 description 1
- 208000027418 Wounds and injury Diseases 0.000 description 1
- 230000009471 action Effects 0.000 description 1
- 230000002411 adverse Effects 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 229940035676 analgesics Drugs 0.000 description 1
- 239000000730 antalgic agent Substances 0.000 description 1
- 239000003242 anti bacterial agent Substances 0.000 description 1
- 239000002260 anti-inflammatory agent Substances 0.000 description 1
- 229940121363 anti-inflammatory agent Drugs 0.000 description 1
- 239000003429 antifungal agent Substances 0.000 description 1
- 229940121375 antifungal agent Drugs 0.000 description 1
- 229940034982 antineoplastic agent Drugs 0.000 description 1
- 239000002246 antineoplastic agent Substances 0.000 description 1
- 239000003096 antiparasitic agent Substances 0.000 description 1
- 229940125687 antiparasitic agent Drugs 0.000 description 1
- 239000000164 antipsychotic agent Substances 0.000 description 1
- 229940005529 antipsychotics Drugs 0.000 description 1
- 239000003443 antiviral agent Substances 0.000 description 1
- 239000000010 aprotic solvent Substances 0.000 description 1
- 239000012736 aqueous medium Substances 0.000 description 1
- 239000003125 aqueous solvent Substances 0.000 description 1
- 239000003693 atypical antipsychotic agent Substances 0.000 description 1
- 229940127236 atypical antipsychotics Drugs 0.000 description 1
- 230000004071 biological effect Effects 0.000 description 1
- 230000002051 biphasic effect Effects 0.000 description 1
- 230000036760 body temperature Effects 0.000 description 1
- 210000000476 body water Anatomy 0.000 description 1
- 230000001413 cellular effect Effects 0.000 description 1
- 230000001684 chronic effect Effects 0.000 description 1
- 230000000295 complement effect Effects 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 230000006378 damage Effects 0.000 description 1
- 238000002716 delivery method Methods 0.000 description 1
- 201000010099 disease Diseases 0.000 description 1
- 208000035475 disorder Diseases 0.000 description 1
- 238000004090 dissolution Methods 0.000 description 1
- 238000009826 distribution Methods 0.000 description 1
- 238000012377 drug delivery Methods 0.000 description 1
- 230000003628 erosive effect Effects 0.000 description 1
- 239000000835 fiber Substances 0.000 description 1
- 238000001914 filtration Methods 0.000 description 1
- 239000012467 final product Substances 0.000 description 1
- 238000004108 freeze drying Methods 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 229940088597 hormone Drugs 0.000 description 1
- 239000005556 hormone Substances 0.000 description 1
- 230000036571 hydration Effects 0.000 description 1
- 238000006703 hydration reaction Methods 0.000 description 1
- 150000004679 hydroxides Chemical class 0.000 description 1
- 238000002513 implantation Methods 0.000 description 1
- 230000004054 inflammatory process Effects 0.000 description 1
- 239000004615 ingredient Substances 0.000 description 1
- 208000014674 injury Diseases 0.000 description 1
- 238000010255 intramuscular injection Methods 0.000 description 1
- 239000007927 intramuscular injection Substances 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- 238000011031 large-scale manufacturing process Methods 0.000 description 1
- 230000002045 lasting effect Effects 0.000 description 1
- 230000000670 limiting effect Effects 0.000 description 1
- 239000006193 liquid solution Substances 0.000 description 1
- 239000003887 narcotic antagonist Substances 0.000 description 1
- 230000017074 necrotic cell death Effects 0.000 description 1
- 238000004848 nephelometry Methods 0.000 description 1
- 231100001223 noncarcinogenic Toxicity 0.000 description 1
- 239000007935 oral tablet Substances 0.000 description 1
- 239000012074 organic phase Substances 0.000 description 1
- 239000003960 organic solvent Substances 0.000 description 1
- 239000003002 pH adjusting agent Substances 0.000 description 1
- 238000004806 packaging method and process Methods 0.000 description 1
- 239000012071 phase Substances 0.000 description 1
- 239000003880 polar aprotic solvent Substances 0.000 description 1
- 229920000747 poly(lactic acid) Polymers 0.000 description 1
- 229920005862 polyol Polymers 0.000 description 1
- 150000003077 polyols Chemical class 0.000 description 1
- 239000011148 porous material Substances 0.000 description 1
- 239000002243 precursor Substances 0.000 description 1
- 208000020016 psychiatric disease Diseases 0.000 description 1
- 230000001105 regulatory effect Effects 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 229960004323 rivastigmine tartrate Drugs 0.000 description 1
- 201000000980 schizophrenia Diseases 0.000 description 1
- 230000000698 schizophrenic effect Effects 0.000 description 1
- 239000012265 solid product Substances 0.000 description 1
- 238000002798 spectrophotometry method Methods 0.000 description 1
- 239000013589 supplement Substances 0.000 description 1
- 238000001356 surgical procedure Methods 0.000 description 1
- 230000004083 survival effect Effects 0.000 description 1
- 230000001839 systemic circulation Effects 0.000 description 1
- 239000003826 tablet Substances 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- YONPGGFAJWQGJC-UHFFFAOYSA-K titanium(iii) chloride Chemical compound Cl[Ti](Cl)Cl YONPGGFAJWQGJC-UHFFFAOYSA-K 0.000 description 1
- 229960005486 vaccine Drugs 0.000 description 1
- 239000003981 vehicle Substances 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0002—Galenical forms characterised by the drug release technique; Application systems commanded by energy
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0012—Galenical forms characterised by the site of application
- A61K9/0019—Injectable compositions; Intramuscular, intravenous, arterial, subcutaneous administration; Compositions to be administered through the skin in an invasive manner
- A61K9/0024—Solid, semi-solid or solidifying implants, which are implanted or injected in body tissue
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/4196—1,2,4-Triazoles
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/445—Non condensed piperidines, e.g. piperocaine
- A61K31/4468—Non condensed piperidines, e.g. piperocaine having a nitrogen directly attached in position 4, e.g. clebopride, fentanyl
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/55—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having seven-membered rings, e.g. azelastine, pentylenetetrazole
- A61K31/551—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having seven-membered rings, e.g. azelastine, pentylenetetrazole having two nitrogen atoms, e.g. dilazep
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/30—Macromolecular organic or inorganic compounds, e.g. inorganic polyphosphates
- A61K47/34—Macromolecular compounds obtained otherwise than by reactions only involving carbon-to-carbon unsaturated bonds, e.g. polyesters, polyamino acids, polysiloxanes, polyphosphazines, copolymers of polyalkylene glycol or poloxamers
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/18—Antipsychotics, i.e. neuroleptics; Drugs for mania or schizophrenia
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Public Health (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Veterinary Medicine (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Epidemiology (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Biomedical Technology (AREA)
- Neurosurgery (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Inorganic Chemistry (AREA)
- Dermatology (AREA)
- Neurology (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Organic Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Psychiatry (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicinal Preparation (AREA)
- Materials For Medical Uses (AREA)
Abstract
Composiciones de depósito inyectables, que comprenden un polímero biocompatible que es un polímero o copolímero basado en ácido láctico y/o ácido láctico más ácido glicólico que tiene una proporción de monómero de ácido láctico a glicólico en el intervalo de 48:52 a 100:0, un compuesto de agua. Se encontró que un disolvente miscible que tiene un momento dipolar de aproximadamente 3,7-4,5 D y una constante dieléctrica de entre 30 y 50, y un fármaco, son adecuados para formar implantes biodegradables in situ que pueden evocar niveles plasmáticos de fármaco terapéutico desde el primer día y durante al menos menos 14 días. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Métodos para la preparación de composiciones de depósito inyectables
Campo técnico
La presente invención se refiere a composiciones implantables para dispositivos de liberación prolongada de principios activos que comprenden determinados principios activos. Específicamente, la presente invención se refiere a composiciones para implantes biodegradables de formación in situ inyectables.
Antecedentes de la técnica
Los dispositivos de liberación prolongada normalmente son un procedimiento de administración muy satisfactorio para determinados principios activos, en particular (aunque sin limitación) principios activos para pacientes que necesitan un tratamiento para enfermedades tales como la esquizofrenia. Algunos tratamientos para los trastornos implican normalmente el uso de comprimidos o soluciones orales de administración diaria. Sin embargo, uno de los problemas intrínsecos de estos tratamientos es la falta de adherencia al tratamiento por parte de algunos pacientes esquizofrénicos, más aún cuando éste consiste en una medicación diaria, lo que lleva a que los tratamientos sean irregulares o inconstantes y favorece la aparición de crisis psicóticas. Además, este tipo de terapia da lugar a grandes diferencias en los niveles plasmáticos (medidos como la diferencia entre Cmáx y Cmín) en los pacientes, por lo que suele afectar al estado de ánimo del paciente. En cambio, los dispositivos de liberación prolongada proporcionan un procedimiento de administración de principios activos que es capaz de proteger a un paciente durante periodos de tiempo prolongados con tan solo una dosis y sin la necesidad de cuidadores que presten atención a una medicación diaria, y en el que es deseable que haya niveles plasmáticos más homogéneos en el paciente.
Actualmente, una de las maneras más habituales de administrar determinados principios activos es mediante el uso de inyecciones de depósito. Las inyecciones de depósito permiten el control meticuloso del uso del principio activo (al contrario de los principios activos administrados por vía oral) y garantizan el contacto regular entre el equipo de cuidadores y el paciente, de manera que es posible identificar la eficacia del tratamiento y/o los efectos secundarios globales. Además, es fácil identificar los fallos y preparar intervenciones. Sin embargo, los implantes de formación in situ descritos actualmente en el estado de la técnica no pueden controlar adecuadamente la liberación de los principios activos desde el implante y no consiguen obtener niveles plasmáticos terapéuticos en un protocolo de administración quincenal con diferencias razonables entre las concentraciones máximas y mínimas.
Por ejemplo, la formulación de risperidona inyectable de acción prolongada, Risperdal Consta®, es el primer principio activo antipsicótico atípico de depósito en el mercado. Es una formulación intramuscular de micropartículas de PLGA que contiene risperidona y está destinada a suministrar niveles terapéuticos de risperidona mediante administraciones quincenales. Sin embargo, debido a la fase inherente de retardo de la mayoría de los productos a base de micropartículas, es necesario que el paciente complemente las primeras semanas con dosis diarias de risperidona por vía oral después de la primera administración. Aproximadamente tres semanas después de una única inyección intramuscular de Risperdal Consta® y dosis diarias simultáneas de risperidona por vía oral, las microesferas liberan suficiente risperidona en la circulación sistémica para que el paciente pueda interrumpir el aporte complementario con dosis diarias de la terapia por vía oral. Sin embargo, este periodo de aporte complementario por vía oral podría ser un factor de riesgo de incumplimiento terapéutico. Además, la presencia en el cuerpo de dos dosis al mismo tiempo podría suponer un riesgo potencial de eventos adversos, tales como toxicidad y un comportamiento irregular de la formulación.
En cambio, las composiciones y los dispositivos de la invención pueden generar niveles plasmáticos terapéuticos del principio activo desde el primer día y durante al menos 14 días, impidiendo la necesidad de una terapia por vía oral diaria y complementaria desde el momento de la administración. Estas composiciones también pueden reducir las diferencias entre Cmáx y Cmín, como se observan con los comprimidos administrados a diario por vía oral y, posteriormente, pueden reducir las variaciones en el estado de ánimo del paciente. Además, también pueden generar una protección durante un periodo entre administraciones que es al menos tan prolongado como el periodo cubierto por las formulaciones de risperidona de liberación prolongada comercializadas actualmente.
Las composiciones de la invención están basadas en una matriz de copolímero de poli(DL-lactida-co-glicolida) biodegradable. Estos polímeros se han usado durante muchos años en aplicaciones médicas como las suturas descritas en la patente de los EE. UU. 3.636.956 de Schneider, los clips quirúrgicos y las grapas descritos en la patente de los EE. UU. 4.523.591 de Kaplan y col., y los sistemas de administración de principios activos descritos en la patente de los EE. UU.3.773.919 de Boswell y col. Sin embargo, la mayoría de las formulaciones existentes que usan estos polímeros biodegradables requieren la fabricación de un dispositivo implantable en forma sólida antes de la administración al cuerpo, el cual se introduce a continuación a través de una incisión o se suspende en un vehículo y a continuación se inyecta. En tales casos, el principio activo se incorpora al
polímero y la mezcla se moldea para darle una determinada forma, tal como un cilindro, un disco o una fibra, para su implantación. Con dichos implantes sólidos, el sistema de administración de principios activos debe introducirse en el cuerpo a través de una incisión. Estas incisiones a menudo son más grandes de lo deseado por el profesional médico y, en ocasiones, conducen a una reticencia de los pacientes a aceptar tal implante o sistema de administración de principios activos.
Los implantes de matriz polimérica biodegradable inyectables a base de ácido láctico, ácido glicólico y/o sus copolímeros para la liberación prolongada ya se han descrito en el estado de la técnica. Por ejemplo, la patente de los EE. UU. 5.620.700 expedida a Berggren describe un material oligomérico o polimérico bioerosionable que contiene un principio activo de aplicación local en una cavidad tisular enferma, tal como una bolsa periodontal. Sin embargo, el material requiere el calentamiento a temperaturas altas para que se vuelva lo suficientemente fluido a fin de permitir la inyección, de modo que el endurecimiento del material tras el enfriamiento a la temperatura corporal conforme el implante.
La patente de los EE. UU. 6.673.767 expedida a Brodbeck describe procedimientos para obtener implantes biodegradables de formación in situ usando polímeros biocompatibles y disolventes poco miscibles en agua biocompatibles. Según este documento, mediante el uso de disolventes poco solubles en agua se puede obtener una solución polimérica viscosa que contiene el principio activo que, tras la inyección, libera el principio activo de manera controlada. En este documento, se usan disolventes poco solubles en agua (miscibilidad en agua inferior al 7 %) como un procedimiento para reducir la liberación del principio activo en medios acuosos, lo que permite liberaciones iniciales de principio activo del 10 % o inferiores durante las primeras 24 horas. Sin embargo, en nuestra experiencia, el uso de disolventes inmiscibles en agua y/o poco miscibles en agua no puede controlar satisfactoriamente la liberación inicial in vivo de risperidona durante las primeras 24 horas. Por ejemplo, el uso de alcohol bencílico, un disolvente incluido específicamente en la patente de los EE. UU.
6.673.767, proporciona niveles plasmáticos de risperidona muy altos en los primeros 3 días y, a continuación, estos niveles disminuyen alcanzando valores muy bajos en 7 días, mientras que el uso de N-metilpirrolidona, un disolvente con una solubilidad en agua mucho más alta, proporciona niveles plasmáticos de risperidona iniciales mucho menores y, por lo tanto, un control mejor de la liberación del principio activo durante los primeros 5 días después de la inyección. Este efecto sobre la liberación de risperidona es completamente inesperado a partir de la patente de los EE. UU. 6.673.767.
La patente de los EE. UU. 6.331.311, de nuevo expedida a Brodbeck, también describe composiciones de depósito inyectables que comprenden un polímero biocompatible tal como PLGA, un disolvente tal como N-metil-2-pirrolidona y un agente beneficioso tal como un principio activo, y comprenden además un agente emulsionante tal como polioles. Sin embargo, las composiciones descritas no se comportan satisfactoriamente cuando el agente beneficioso es risperidona porque el uso de una composición bifásica con agentes emulsionantes acelera la hidratación del implante y aumenta el área de la superficie de liberación efectiva, lo que altera el control sobre la liberación inmediata inicial y origina una disminución rápida en la liberación de principio activo de los primeros días a los siguientes.
La patente de los EE. UU. 4.938.763, expedida a Dunn y col., describe un procedimiento para un implante de formación in situ inyectable. Un polímero o copolímero biodegradable disuelto en un disolvente miscible en agua con un agente biológicamente activo se disuelve o dispersa en la solución polimérica. Una vez expuesta la solución polimérica a los líquidos corporales, el disolvente difunde y el polímero solidifica atrapando el principio activo dentro de la matriz polimérica. Si bien la patente 4,938,763 describe el uso de disolventes miscibles en agua para obtener implantes poliméricos de formación in situ, este documento describe varios polímeros y disolventes, e incluso proporciones entre los diferentes ingredientes, que no producen un implante satisfactorio con las características de liberación apropiadas, particularmente cuando el implante contiene risperidona como principio activo.
Otra manera de impedir la cirugía para administrar estos principios activos es la inyección de partículas poliméricas de tamaño pequeño, microesferas o micropartículas que contienen el principio activo correspondiente. Por ejemplo, las patentes US 4,389,330 y US 4,530,840 describen un procedimiento para la preparación de micropartículas biodegradables. Las patentes US 5,688,801 y US 6,803,055 se refieren a la microencapsulación de 1,2-benzazoles en partículas poliméricas para conseguir una liberación de principio activo a lo largo de periodos de tiempo prolongados en el tratamiento de trastornos mentales. Estas micropartículas requieren la resuspensión en disolventes acuosos antes de la inyección. En cambio, las composiciones de la invención se inyectan como formulaciones líquidas o semisólidas que precipitan por difusión del disolvente después de la inyección y forman un único implante sólido (no en forma de múltiples partículas).
En base a estas patentes anteriores, la patente de los EE. UU. 5.770.231 describe un procedimiento para producir micropartículas biodegradables de risperidona y 9-hidroxi-risperidona para liberación prolongada disolviendo el principio activo en una fase orgánica. Sin embargo, el uso de disolventes orgánicos capaces de disolver la risperidona en gran medida o por completo da lugar a niveles plasmáticos iniciales de risperidona muy altos debido a la difusión del principio activo junto con la difusión del disolvente.
La patente de los EE. UU. 7.118.7637,118,763 describe dos procedimientos para fabricar formulaciones multifásicas de micropartículas de liberación prolongada a base de la combinación de diferentes tamaños de las partículas o micropartículas que presentan diferentes perfiles de liberación. La combinación de dos perfiles de liberación diferentes permite la liberación del principio activo durante periodos superiores a dos semanas. Sin embargo, en la práctica, esta combinación requiere una mezcla de partículas de al menos dos lotes diferentes, lo que implica la multiplicación de las especificaciones del producto final y aumenta la variabilidad entre lotes. En cambio, las composiciones de la presente invención proporcionan un procedimiento más sencillo para la producción de un implante o un dispositivo implantable de una única unidad que permite niveles plasmáticos constantes y efectivos durante un periodo que comprende desde el primer día hasta al menos 14 días, lo que impide la liberación inmediata inicial irregular del principio activo.
Además, aunque las formulaciones de micropartículas se pueden administrar mediante inyección, no siempre pueden satisfacer la demanda de un implante biodegradable porque, en ocasiones, presentan dificultades en la producción a gran escala. Asimismo, en caso de cualquier complicación médica después de la inyección, son más problemáticas de retirar del cuerpo que las composiciones implantables tales como las de la invención.
También hay varios documentos de la técnica anterior que describen dispositivos de administración de liberación prolongada que comprenden un principio activo, PLGA como polímero y un disolvente miscible en agua tal como n-metilpirrolidona (NMP) o dimetilsulfóxido (DMSO). Sin embargo, en la práctica, los experimentos descritos en prácticamente todos los casos usan NMP como disolvente (solicitudes de patente WO 2004081196, WO 2001035929, WO 2008153611) o necesitan diferentes aditivos para controlar la liberación inmediata inicial (solicitudes de patente WO 2000024374, WO 2002038185, WO 2008100576), mientras que las composiciones de la invención presentan perfiles de liberación satisfactorios que usan DMSO como disolvente y no necesitan ningún aditivo adicional para controlar la liberación inmediata inicial de la composición. La solicitud de patente WO99/36071 describe matrices poliméricas biodegradables para la liberación prolongada de anestésicos, donde se incorporan anestésicos a base de fentanilo en los polímeros biodegradables.
En resumen, sigue existiendo una necesidad de composiciones y dispositivos para sistemas de administración de liberación prolongada que proporcionen una liberación prolongada y constante del principio activo desde el primer día, que impidan liberaciones inmediatas iniciales irregulares y que presenten el perfil del liberación prolongada durante periodos de tiempo prolongados.
Resumen de la invención
Por lo tanto, las composiciones ya descritas en el estado de la técnica no cubren las necesidades existentes en periodos de tratamiento largos, tales como las composiciones, los kits y los dispositivos para tratamientos crónicos.
La solución se basa en el hecho de que los presentes inventores han identificado que la liberación inmediata inicial del principio activo se puede controlar satisfactoriamente en una formulación que libera el principio activo durante al menos 14 días controlando al menos uno de los tres factores siguientes en cualquier combinación de los mismos:
la viscosidad de la solución polimérica: a lo largo de la presente memoria descriptiva, por “solución polimérica” se entiende la combinación del polímero y el disolvente en el que está disuelto. Si no se especifica de otro modo, los valores de viscosidad de las soluciones poliméricas se proporcionan en unidades de Pa.s, medidos a 25 °C;
■ la viscosidad intrínseca o inherente (r|¡nh)del polímero; a lo largo de la presente memoria descriptiva, la “viscosidad intrínseca” se define como el cociente entre el logaritmo natural de la viscosidad relativa, r|r, y la concentración de masa del polímero, c, es decir:
ninh = (In nr)/c
la viscosidad relativa (r|r) siendo el cociente entre la viscosidad de la solución y la viscosidad del disolvente r|d, es decir:
r|r = r|/r|d
Si no se especifica de otro modo, los valores de viscosidad intrínseca se deben entender a lo largo de la presente memoria descriptiva como medidos a 25 °C en cloroformo a una concentración del 0,1 %. El valor de viscosidad intrínseca se considera en la presente memoria descriptiva, como se acepta habitualmente en la técnica, como un indicador indirecto del peso molecular del polímero. De esta manera, una reducción en la viscosidad intrínseca de un polímero, medida a una concentración dada en un disolvente determinado, es una indicación de una reducción en el peso molecular del polímero
(IUPAC. Basic definitions of terms relating to polymers 1974. Pure Appl. Chem. 40, 477-491 (1974)); y
■ la solubilidad en agua del principio activo que se va a incluir en la composición.
Al controlar adecuadamente determinadas combinaciones de estos factores, se puede controlar con precisión la liberación desde el implante durante al menos los primeros 14 días, lo que permite perfiles de liberación satisfactorios desde el primer día hasta al menos 14 días, y que perduran en la mayoría de los casos más de 21 días y hasta 6 meses después de una única administración.
En las combinaciones implantables de la invención, se proporcionan composiciones y kits en los que un polímero o copolímero sólido se disuelve en un disolvente, que no es tóxico y es miscible en agua, para formar una solución líquida, a la que se incorpora el principio activo. Cuando estas composiciones se exponen a los líquidos corporales o al agua, el disolvente difunde lejos de la mezcla de polímero-principio activo y el agua difunde a la mezcla en la que coagula el polímero, atrapando o encapsulando de ese modo el principio activo dentro de la matriz polimérica a medida que el implante solidifica. La liberación del principio activo sigue a continuación las reglas generales de difusión o disolución de un principio activo en una matriz polimérica y también se libera por la erosión/degradación del polímero.
Por lo tanto, las composiciones inyectables de la invención pueden formar una suspensión/disolución/dispersión en una solución polimérica biodegradable y biocompatible que se puede administrar por vía parenteral, por ejemplo, mediante una jeringa y una aguja, y que solidifica dentro del cuerpo por difusión del disolvente, formando de ese modo el implante.
Las composiciones de la invención comprenden al menos un polímero, un disolvente y un principio activo que tiene determinados intervalos y proporciones seleccionados de entre al menos uno de los parámetros siguientes en cualquier combinación:
■ la solubilidad en agua del principio activo;
■ la viscosidad intrínseca del polímero; y/o
■ la viscosidad de la solución polimérica.
Algunos de los puntos clave de que las formulaciones de la invención presenten mejoras con respecto al estado de la técnica son:
- la estabilidad, usando un producto sólido para la reconstitución antes de la inyección; - el perfil farmacocinético:
■ comienzo de la acción: las composiciones de la invención presentan niveles plasmáticos terapéuticos desde el primer día, lo que impide las 2-3 semanas de retardo que presentan algunos de los productos de liberación prolongada comercializados actualmente.
■ duración: las composiciones de la invención pueden permitir un aumento en el intervalo entre administraciones en comparación con los productos de liberación prolongada comercializados actualmente.
- los niveles: las composiciones de la invención inducen mejores niveles plasmáticos mantenidos y con diferencias inferiores entre Cmáx y Cmín que los productos de liberación prolongada comercializados actualmente.
Por consiguiente, un primer aspecto de la invención se refiere a un procedimiento para la preparación de una composición de depósito inyectable, que comprende las etapas de:
a) mezclar un polímero biocompatible, que es un copolímero a base de ácido láctico más ácido glicólico que tiene una proporción de monómero de ácido láctico a glicólico en el intervalo de 48:52 a 100:0, y una viscosidad inherente en el intervalo de 0,25-0,48 dl/g, con un principio activo que tiene una solubilidad en agua inferior a 2 mg/ml que se selecciona de entre el grupo que consiste en fentanilo y risperidona; y a continuación
b) mezclar la mezcla obtenida en la etapa a) con un disolvente miscible en agua que tiene un momento dipolar de aproximadamente 3,7-4,5 D y una constante dieléctrica de entre 30 y 50, donde la viscosidad de la solución polimérica que comprende el polímero y el disolvente, medida a 25 °C, se ajusta al intervalo de entre 0,50 y 3,0 Pa.s.
Descripción de la invención
Las composiciones de la invención comprenden al menos un polímero o matriz polimérica, un disolvente y un principio activo.
El polímero o matriz polimérica es preferiblemente una matriz polimérica biocompatible y biodegradable. Con el fin de no causar ninguna lesión grave al cuerpo después de la administración, los polímeros preferidos son biocompatibles, no son tóxicos para el cuerpo humano, no son cancerígenos y no inducen una inflamación tisular significativa. Los polímeros son preferiblemente biodegradables con el fin de permitir la degradación natural por los procesos corporales, de modo que sean fácilmente desechables y no se acumulen en el cuerpo. En la puesta en práctica de esta invención, las matrices poliméricas se seleccionan de entre copolímeros de polilactida y poli(ácido glicólico) mezclados en una proporción de 48:52 a 100:0, con una viscosidad inherente o intrínseca entre 0,25-0,48 dl/g, medida en cloroformo a 25 °C y concentración del 0,1 %. La concentración del componente polimérico en las composiciones de la invención está comprendida preferiblemente en el intervalo del 20 al 50 % (expresado como el porcentaje de peso del polímero con respecto al componente de solución polimérica total) y más preferiblemente entre el 30 y el 40 %.
Los disolventes preferidos no son tóxicos, son biocompatibles y apropiados para su inyección parenteral. Los disolventes propensos a causar toxicidad no se deben utilizar para la inyección de ningún material en un organismo vivo. Más preferiblemente, los disolventes seleccionados son biocompatibles con el fin de no causar ninguna irritación grave a los tejidos ni necrosis en el punto de inyección. Por lo tanto, el disolvente se clasifica preferiblemente como de clase III, según las directrices de la Conferencia Internacional sobre Armonización. Para la formación del implante in situ, el disolvente debería difundirse preferiblemente con rapidez desde la solución polimérica hacia los tejidos circundantes cuando es expuesto a los líquidos fisiológicos. La difusión del disolvente también debe conducir a la formación de un precipitado de polímero que retiene el principio activo. Hasta ahora, se ha conseguido controlar de manera efectiva la liberación del principio activo durante al menos 14 días en determinados casos. Por consiguiente, el disolvente es preferiblemente miscible en agua y, más preferiblemente, presenta determinadas características de polaridad. El término polaridad se considera como una función de tres parámetros: la miscibilidad en agua, el momento dipolar y la constante dieléctrica. El disolvente es preferiblemente un disolvente aprótico polar con una solubilidad alta en agua, que tiene un momento dipolar en el intervalo de 3,7-4,5 D a 25 °C, y una constante dieléctrica en el intervalo de 30-50 a 25 °C. Los disolventes más preferidos son DMSO, NMP y PEG.
El principio activo se selecciona de entre un principio activo poco soluble en agua, con una solubilidad en agua inferior a 2 mg/ml a 20 °C, y es risperidona o fentanilo. La solubilidad del principio activo en DMSO no es un parámetro crítico, ya que la composición descrita puede controlar efectivamente la difusión de principio activo cuando el principio activo se disuelve o suspende en forma sólida en la composición líquida lista para inyectar. Entre los agentes biológicamente activos se incluyen sustancias capaces de producir un efecto biológico local o sistémicamente, por ejemplo, antipsicóticos, hormonas, vacunas, agentes antinflamatorios, agentes antibacterianos, agentes antifúngicos, agentes antivíricos, analgésicos, agentes antiparasitarios, sustancias capaces de regular la supervivencia celular o tisular, la ganancia de función, agentes antineoplásicos, antagonistas de narcóticos y precursores o proprincipios activos. El principio activo se selecciona de entre el grupo que consiste en risperidona o fentanilo.
Uno de los factores principales que controlan la liberación inicial de la composición de la invención es la viscosidad de la solución polimérica. La “solución polimérica”, que se define como la combinación de la matriz polimérica y el disolvente en el que está disuelta, tiene una viscosidad preferida en el intervalo de 0,20-7,0 Pa.s, más preferiblemente entre 0,7-3,3 Pa.s, y lo más preferiblemente entre 0,7-2,0 Pa.s.
Opcionalmente, se puede incluir en la matriz polimérica un agente alcalino con una solubilidad baja en agua, tal como inferior a 0,02 mg/ml. Los agentes alcalinizantes preferidos son hidróxidos alcalinos o alcalinotérreos tales como el hidróxido de magnesio. Preferiblemente, el agente alcalino es Mg(OH)2 en una proporción molar entre 2/3 y 2/5, expresada como la proporción molar de principio activo a Mg(OH)2. Más preferiblemente, el tamaño de las partículas del hidróxido de magnesio es inferior a 10 micrómetros.
En otra realización preferida, la composición de depósito inyectable es estéril como producto acabado. Más preferiblemente, el polímero biocompatible se esteriliza, antes de su procedimiento aséptico de llenado, usando irradiación en el intervalo de 5-25 kGy. En otra realización, el polímero biocompatible se esteriliza, previamente disuelto en un disolvente, mediante un procedimiento de filtración en un filtro con un tamaño de los poros de 0,22 μm. Alternativamente, el principio activo y/o el polímero biocompatible de la composición se puede(n) someter a procedimientos de esterilización terminal, preferiblemente mediante irradiación en el intervalo de 5 25 kGy.
También se describe un kit que comprende un primer envase, preferiblemente una jeringa, que contiene un polímero liofilizado, tal como PLGA, y al menos un principio activo (que contiene opcionalmente además un agente modificador del pH poco soluble en agua, por ejemplo, Mg(OH)2) en las cantidades apropiadas y un
segundo envase, como jeringas, viales, dispositivos o cartuchos, que son todos ellos desechables o no, que contiene el disolvente miscible en agua. Según se requiera, los contenidos de ambos envases se combinan, por ejemplo, mediante un conector o usando jeringas macho-hembra, viales o cartuchos, todos ellos desechables o no, y se mezclan entre sí de modo que las composiciones según la invención se reconstituyan, por ejemplo, moviendo hacia adelante y hacia atrás los émbolos de las jeringas. En una realización preferida, los envases son conectables mediante un dispositivo conector. Las realizaciones preferidas ilustrativas se muestran en la Figura 53 (jeringas conectadas mediante un dispositivo conector) y en la Figura 54 (jeringas conectadas mediante un hilo directo).
Breve descripción de las figuras
Figura 1. Perfil de liberación de rivastigmina y bemiparina desde los implantes obtenidos en el Ejemplo comparativo 1. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Figura 2. Perfil de los niveles plasmáticos de rivastigmina en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo comparativo 1. Los resultados se expresan como las concentraciones de rivastigmina en función del tiempo.
Figura 3. Perfil de liberación de fentanilo y olanzapina desde los implantes obtenidos en el Ejemplo 1. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Figura 4. Perfil de liberación de risperidona y letrozol desde los implantes obtenidos en el Ejemplo 1. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Figura 5. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por el implante obtenido en el Ejemplo 1. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 6. Perfil de los niveles plasmáticos de letrozol en conejos de Nueva Zelanda inducidos por el implante obtenido en el Ejemplo 1. Los resultados se expresan como las concentraciones de letrozol en función del tiempo.
Figura 7. Perfil de los niveles plasmáticos de fentanilo en conejos de Nueva Zelanda inducidos por el implante obtenido en el Ejemplo 2. Los resultados se expresan como las concentraciones de fentanilo en función del tiempo.
Figura 8. Perfil de los niveles plasmáticos de olanzapina en conejos de Nueva Zelanda inducidos por el implante obtenido en el Ejemplo 2. Los resultados se expresan como las concentraciones de olanzapina en función del tiempo.
Figura 9. Perfil de liberación de fentanilo desde los implantes obtenidos en el Ejemplo 3. Los resultados se expresan como % de fentanilo liberado desde los implantes en función del tiempo.
Figura 10. Perfil de los niveles plasmáticos de fentanilo en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 3. Los resultados se expresan como las concentraciones de fentanilo en función del tiempo.
Figura 11. Perfil de los niveles plasmáticos de fentanilo en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 3. Los resultados se expresan como las concentraciones de fentanilo en función del tiempo.
Figura 12. Perfil de liberación de olanzapina desde los implantes obtenidos en el Ejemplo 4. Los resultados se expresan como % de olanzapina liberada desde los implantes en función del tiempo.
Figura 13. Perfil de liberación de olanzapina desde los implantes obtenidos en el Ejemplo 4. Los resultados se expresan como % de olanzapina liberada desde los implantes en función del tiempo.
Figura 14. Perfil de los niveles plasmáticos de olanzapina en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 4. Los resultados se expresan como las concentraciones de olanzapina en función del tiempo.
Figura 15. Perfil de liberación de risperidona desde los implantes obtenidos en el Ejemplo 5. Los resultados se expresan como % de risperidona liberada desde los implantes en función del tiempo.
Figura 16. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 5. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 17. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 5. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 18. Perfil de liberación de letrozol desde los implantes obtenidos en el Ejemplo 6. Los resultados se expresan como % de letrozol liberado desde los implantes en función del tiempo.
Figura 19. Perfil de los niveles plasmáticos de letrozol en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 6. Los resultados se expresan como las concentraciones de letrozol en función del tiempo.
Figura 20. Perfil de los niveles plasmáticos de letrozol en conejos de Nueva Zelanda inducidos por el implante obtenido en el Ejemplo 6. Los resultados se expresan como las concentraciones de letrozol en función del tiempo.
Figura 21. Perfil de liberación de fentanilo desde los implantes obtenidos en el Ejemplo 7. Los resultados se expresan como % de fentanilo liberado desde los implantes en función del tiempo.
Figura 22. Perfil de los niveles plasmáticos de fentanilo en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 7. Los resultados se expresan como las concentraciones de fentanilo en función del tiempo.
Figura 23. Perfil de liberación de olanzapina desde los implantes obtenidos en el Ejemplo 8. Los resultados se expresan como % de olanzapina liberada desde los implantes en función del tiempo.
Figura 24. Perfil de liberación de risperidona desde los implantes obtenidos en el Ejemplo 9. Los resultados se expresan como % de risperidona liberada desde los implantes en función del tiempo.
Figura 25. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 9. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 26. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 9. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 27. Perfil de liberación de letrozol desde los implantes obtenidos en el Ejemplo 10. Los resultados se expresan como % de letrozol liberado desde los implantes en función del tiempo.
Figura 28. Perfil de liberación de letrozol desde los implantes obtenidos en el Ejemplo 10. Los resultados se expresan como % de letrozol liberado desde los implantes en función del tiempo.
Figura 29. Perfil de los niveles plasmáticas de letrozol en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 10. Los resultados se expresan como las concentraciones de letrozol en función del tiempo.
Figura 30. Perfil de los niveles plasmáticos de letrozol en conejos de Nueva Zelanda inducidos por el implante obtenido en el Ejemplo 10. Los resultados se expresan como las concentraciones de letrozol en función del tiempo.
Figura 31. Perfil de liberación de fentanilo y risperidona desde los implantes obtenidos en los Ejemplos comparativos 2-3. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Figura 32. Perfil de liberación de olanzapina, risperidona y letrozol desde los implantes obtenidos en los Ejemplos comparativos 2-3. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Figura 33. Perfil de los niveles plasmáticos de fentanilo en conejos de Nueva Zelanda inducidos por los implantes obtenidos en los Ejemplos comparativos 2-3. Los resultados se expresan como las concentraciones de fentanilo en función del tiempo.
Figura 34. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en los Ejemplos comparativos 2-3. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 35. Perfil de liberación de fentanilo desde los implantes obtenidos en el Ejemplo 14. Los resultados se expresan como % de fentanilo liberado desde los implantes en función del tiempo.
Figura 36. Perfil de liberación de risperidona desde los implantes obtenidos en el Ejemplo 15. Los resultados se expresan como % de risperidona liberada desde los implantes en función del tiempo.
Figura 37. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 15. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 38. Perfil de liberación de letrozol desde los implantes obtenidos en el Ejemplo 16. Los resultados se expresan como % de letrozol liberado desde los implantes en función del tiempo.
Figura 39. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 17. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 40. Perfil de liberación de risperidona desde los implantes obtenidos en el Ejemplo 18. Los resultados se expresan como % de risperidona liberada desde los implantes en función del tiempo.
Figura 41. Perfil de liberación de risperidona desde los implantes obtenidos en el Ejemplo 18. Los resultados se expresan como % de risperidona liberada desde los implantes en función del tiempo.
Figura 42. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 18. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 43. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 18. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 44. Perfil de liberación de risperidona desde los implantes obtenidos en el Ejemplo 19. Los resultados se expresan como % de risperidona liberada desde los implantes en función del tiempo.
Figura 45. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 19. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figura 46. Perfil de los niveles plasmáticos de risperidona en conejos de Nueva Zelanda inducidos por los implantes obtenidos en el Ejemplo 19. Los resultados se expresan como la suma de las concentraciones de risperidona y su metabolito activo 9-hidróxido-risperidona en función del tiempo.
Figuras 47 y 48. Realizaciones ilustrativas de jeringas utilizables en la presente invención.
Ejemplos
Los siguientes ejemplos ilustran la invención y no deben considerarse en un sentido limitante de la misma. A lo largo de la presente descripción, sin limitación y en relación con los ejemplos in vivo, por “liberación inmediata inicial” o liberación inicial se entiende la suma de los niveles plasmáticos del principio activo desde el momento de la inyección hasta el tercer día después de la administración. En el caso de la risperidona como principio activo, los niveles plasmáticos comprenden tanto risperidona como 9-OH-risperidona, cuya suma también se denomina “el resto activo” a lo largo de la presente descripción.
Ejemplo comparativo 1: Composición implantable que incluye un principio activo que tiene una solubilidad en agua >2 mg/mL (ejemplo no conforme a la invención).
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:
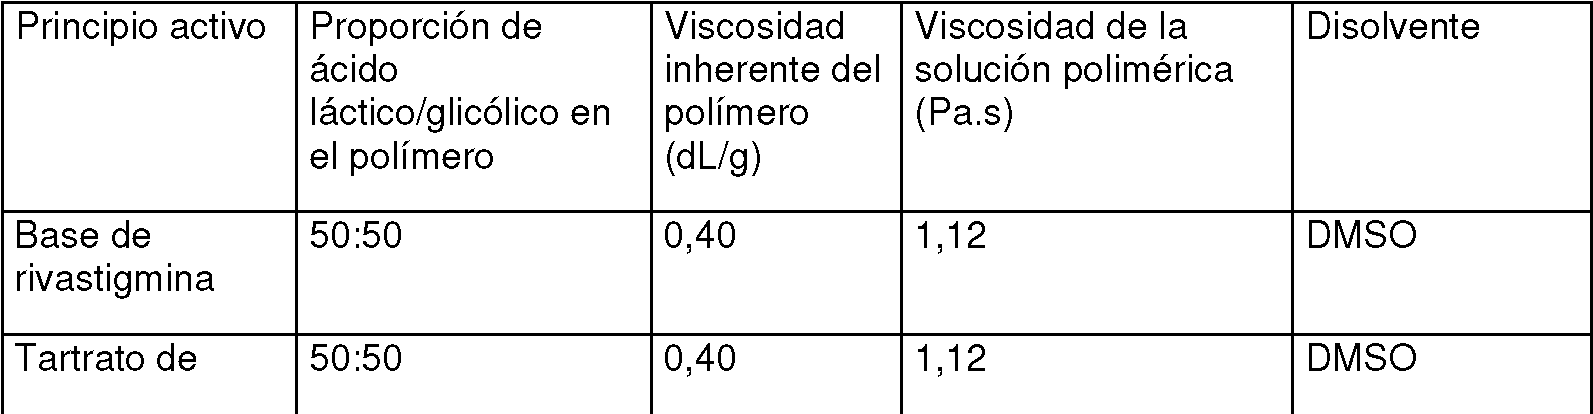

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente, formando de ese modo la denominada “solución polimérica”, y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde cada formulación de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 25 mg de principio activo se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 14 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de principio activo presente en la muestra mediante espectrofotometría UV para la base y el tartrato de rivastigmina, y mediante nefelometría en el caso de la bemiparina. El perfil del principio activo liberado desde los implantes de este ejemplo se muestra en la Figura 1. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en esta Figura 1, la liberación de tartrato de rivastigmina y de bemiparina durante las primeras 24 horas resultó ser completamente incontrolable, siendo superior al 70 % de la cantidad inyectada. En el caso de la base de rivastigmina, la liberación fue sustancialmente inferior, sin embargo, también fue bastante alta durante las primeras 24 horas, próxima al 15 % de la cantidad inyectada, y próxima al 35 % en las primeras 48 horas y al 80 % después de 5 días, produciendo por lo tanto una liberación alta de principio activo mediante el proceso de difusión y la consiguiente incapacidad de la formulación para controlar la liberación de los principios activos.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las formulaciones de rivastigmina de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 30 mg de rivastigmina y la formulación se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por formulación fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 4 días y 7 días.
Se evaluó la cinética de los niveles plasmáticos que correspondían a la rivastigmina. El perfil de los niveles plasmáticos de la rivastigmina se muestra en la Figura 2. Como se puede observar en esta figura, la inyección de una cantidad de formulación equivalente a 30 mg de rivastigmina a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales muy altos, seguidos de una disminución rápida, sin niveles plasmáticos significativos del día 2 en adelante.
Estos resultados concuerdan con los hallazgos in vitro, lo que demuestra el control bastante malo de la liberación inicial de principio activo conseguido cuando se usan principios activos con solubilidad >2 mg/ml en las formulaciones de la invención.
Ejemplo 1: Composición implantable que incluye un principio activo con solubilidad en agua <2 mg/mL
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde cada formulación de este ejemplo se evaluó según el procedimiento siguiente dependiendo del principio activo formulado. La cantidad de formulación que correspondía a 9, 10, 25 o 3 mg de fentanilo, olanzapina, risperidona o letrozol se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue tampón fosfato pH = 7,4 (100 ml para el fentanilo y 250 ml para el resto de principios activos). Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 21, 42 o 58 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de principio activo presente en la muestra mediante espectrofotometría UV (fentanilo, olanzapina, risperidona) o CLAR-DFL (letrozol). El perfil del principio activo liberado desde los implantes de este ejemplo se muestra en la Figura 3 (fentanilo, olanzapina) y la Figura 4 (risperidona, letrozol). Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 3 y la Figura 4, la liberación de los cuatro principios activos se controló en diferente medida dependiendo del principio activo, pero en todos los casos se obtuvo un cierto control al menos durante 21 días. Ninguno de los principios activos presentó una liberación inmediata inicial alta, dicha liberación siendo inferior al 10 % durante las primeras 24 horas e inferior al 15 % durante los primeros 3 días en todos los casos.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las formulaciones de risperidona y letrozol de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 15 mg de risperidona o 5,4 mg de letrozol y la formulación se colocó por vía intramuscular en la pata trasera izquierda utilizando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 3 días, 5 días, 7 días, 10 días, 14 días y periódicamente hasta 35 días y 56 días, respectivamente.
Se evaluó la cinética de los niveles plasmáticos de principio activo que correspondían a cada composición. El perfil de los niveles plasmáticos de la risperidona (resto activo, que corresponde a risperidona más su metabolito farmacológicamente equivalente 9-OH-risperidona) y el letrozol se muestran en la Figura 5 y la Figura 6, respectivamente. Como se puede observar en estas figuras, la inyección de una cantidad de formulación equivalente a 15 mg de risperidona o 5,4 mg de letrozol a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales controlados, que confirieron a las composiciones una duración de al menos 21 y 49 días, respectivamente, con niveles constantes hasta que el principio activo se liberó por completo, momento en que los niveles plasmáticos disminuyeron.
Ejemplo 2: Composición implantable que incluye un principio activo con solubilidad en agua <2 mg/mL (continuación).
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las formulaciones de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 4,2 mg de fentanilo o 46,2 mg de olanzapina, y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por formulación fue 3. Después de la inyección, se obtuvieron las los niveles plasmáticos a 0, 4 horas, 1 día, 2 días y periódicamente hasta 14 días y 36 días, respectivamente.
Se evaluó la cinética de los niveles plasmáticos de principio activo que correspondían a cada composición. El perfil de los niveles plasmáticos del fentanilo y la olanzapina se muestra en la Figura 7 y la Figura 8, respectivamente. Como se puede observar en estas figuras, la inyección de una cantidad de composición equivalente a 4,2 mg de fentanilo o 46,2 mg de olanzapina a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales controlados, que confirieron a las composiciones una duración de al
menos 14 y 28 días, respectivamente, con concentraciones constantes, particularmente en el caso de la olanzapina, hasta que el principio activo se liberó casi por completo, momento en que los niveles plasmáticos disminuyeron.
Los resultados de este ejemplo, junto con el Ejemplo 1, demuestran que los principios activos que tienen una solubilidad en agua inferior a 2 mg/mL se pueden usar satisfactoriamente en las formulaciones implantables de la invención.
Ejemplo 3: Diferentes viscosidades inherentes del polímero para el principio activo fentanilo.
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las formulaciones A y C de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 9 mg de fentanilo se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 100 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 20 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de fentanilo presente en la muestra mediante espectrofotometría UV. El perfil del fentanilo liberado desde los implantes de este ejemplo se muestra en la Figura 9. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en esta Figura 9, la liberación del fentanilo se controla mejor cuando se usa un polímero de viscosidad inherente 0,40 dL/g (composición A) en lugar de 0,20 dL/g (composición C). El polímero de viscosidad inherente superior es capaz de controlar la liberación inmediata inicial durante las primeras 24 horas, dicha liberación inmediata siendo inferior al 10 % en el caso de 0,40 dL/g, mientras que es superior al 10 % en el caso del polímero de 0,20 dL/g. Después de 3 días, en el caso de la viscosidad inherente de 0,20 dL/g, la liberación es próxima al 30 %, y próxima al 60 % después de 10 días, mientras que en el caso de la viscosidad de 0,40 dL/g, la liberación es inferior al 15 % y al 30 % después de 3 y 10 días, respectivamente.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las formulaciones de fentanilo de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 4,2 mg de fentanilo y la formulación se colocó por vía intramuscular en la pata trasera izquierda utilizando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 4 días, 7 días, 10 días y 14 días.
Se evaluó la cinética de los niveles plasmáticos de fentanilo que correspondían a cada composición. El perfil de los niveles plasmáticos de fentanilo se muestra en la Figura 10 y la Figura 11. Como se puede observar en estas figuras, la inyección de una cantidad de formulación equivalente a 4,2 mg de fentanilo a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales mejor controlados (primeros 3 días) cuando se usó un polímero con una viscosidad inherente de 0,40 dL/g (composiciones A y B) en lugar de 0,20 dL/g (composiciones C y D).
Ejemplo 4: Diferentes viscosidades inherentes del polímero para el principio activo olanzapina. (no conforme a la invención)
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las composiciones A, C, D y E de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 10 mg de olanzapina se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 21 días o 49 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de olanzapina presente en la muestra mediante espectrofotometría UV. El perfil de la olanzapina liberada desde los implantes de este ejemplo se muestra en la Figura 12 y la Figura 13. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 12, la liberación de la olanzapina no se controla satisfactoriamente cuando se usa una formulación de viscosidad inherente de 0,20 dL/g (formulación C) en lugar de 0,43 dL/g (formulación A), presentando esta última una liberación general de principio activo más rápida a pesar del hecho de que la formulación anterior comprende un polímero láctico/glicólico 75:25 con un tiempo de degradación más lento que una de 50:50, probablemente debido a un proceso de difusión alta que da como resultado la incapacidad demostrada de retener el principio activo. Por otra parte, la formulación con viscosidad inherente de 0,43 dL/g presentó una liberación de principio activo controlada hasta que el polímero comenzó a degradarse (alrededor de 10 días). La Figura 13 muestra cómo los polímeros con viscosidad inherente de 0,30 y 0,38 dL/g también son capaces de controlar satisfactoriamente la liberación inicial de olanzapina hasta al menos el momento en que el polímero comienza a degradarse, a saber, alrededor de 21 días para el polímero láctico/glicólico 75:25 (formulación D) y tras más de 49 días para el polímero láctico/glicólico 100:0 (formulación E).
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las formulaciones de olanzapina B y D de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 46,3 mg de olanzapina, y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 4 días, 7 días, 10 días y periódicamente hasta 56 días.
Se evaluó la cinética de los niveles plasmáticos de olanzapina que correspondían a cada composición. El perfil de los niveles plasmáticos de olanzapina se muestra en la Figura 14. Como se puede observar en esta figura, la inyección de una cantidad de formulación equivalente a 46,2 mg de olanzapina a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales constantes y controlados (primeros 3 días) cuando se usó un polímero con una viscosidad inherente de 0,38 y 0,43 dL/g, con periodos de duración de 49 y 28 días, respectivamente.
Ejemplo 5: Diferentes viscosidades inherentes del polímero para el principio activo risperidona.
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:


Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las formulaciones A, C y D de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 25 mg de risperidona se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 49 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de risperidona presente en la muestra mediante espectrofotometría UV. El perfil de la risperidona liberada desde los implantes de este ejemplo se muestra en la Figura 15. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 15, la liberación de la risperidona no se controló satisfactoriamente cuando se usaron polímeros que tenían valores de viscosidad inherente de 0,20 dL/g y 0,22 dL/g (Formulaciones D y A, respectivamente) en lugar de 0,40 dL/g (Formulación C), presentando estas últimas formulaciones liberaciones de principio activo más rápidas a pesar del hecho de que el polímero láctico/glicólico 75:25 (composición D) tiene un tiempo de degradación más lento que un polímero 50:50. Estos polímeros de viscosidad inherente baja demuestran su incapacidad de un control adecuado de la liberación de principio activo, probablemente debido al hecho de que generan procesos de difusión alta de principio activo. De nuevo, los polímeros de viscosidad inherente de 0,40 dL/g presentan una liberación de principio activo bien controlada hasta que el polímero comienza a degradarse (alrededor de 14 días).
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las composiciones de risperidona B, C, D, E y F de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 15 mg de risperidona, y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 4 días, 7 días, 10 días y periódicamente hasta 28 días.
La cinética de los niveles plasmáticos que correspondían al resto activo de risperidona se evaluó midiendo tanto la risperidona como su metabolito activo 9-OH-risperidona en las muestras de plasma. El perfil de los niveles plasmáticos del resto activo de risperidona se muestra en las Figuras 16 y 17. Los resultados se expresan como la suma de las concentraciones de risperidona más 9-OH-risperidona (ng/ml) en función del tiempo, ya que la actividad terapéutica de la 9-OH-risperidona es sustancialmente equivalente a la de la risperidona. Como se puede observar en estas figuras, la inyección de una cantidad de composición equivalente a 15 mg de risperidona a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos mal controlados cuando se usó un polímero de viscosidad inherente baja, 0,20 y 0,22 dL/g (Formulaciones D y B, respectivamente). La composición D es incapaz de controlar satisfactoriamente la liberación inicial de principio activo, provocando niveles plasmáticos iniciales altos y una disminución posterior rápida, mientras que la composición B no puede impedir una liberación descontrolada, presentando un perfil con dos máximos plasmáticos. Por otra parte, los polímeros con viscosidad inherente superior (0,30-0,40 dL/g) indujeron niveles plasmáticos iniciales moderados durante las primeras 24 horas, seguidos de niveles mantenidos durante al menos 28 días.
Ejemplo 6: Diferentes viscosidades inherentes del polímero para el principio activo letrozol. (no conforme a la invención)
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las composiciones A, B y C de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 3 mg de letrozol se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 94 días, dependiendo del perfil), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de letrozol presente en la muestra mediante CLAR-DFL. El perfil del letrozol liberado desde los implantes de este ejemplo se muestra en la Figura 18. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 18, la liberación del letrozol no se controló cuando se usó un polímero de viscosidad inherente de 0,20 dL/g (Formulación B) en lugar de 0,38 o 0,43 dL/g (Formulaciones C y A, respectivamente), presentando esta última una liberación más rápida de principio activo, probablemente debido a procesos de difusión alta de principio activo. Por otra parte, los polímeros de viscosidad inherente de 0,38 dL/g y 0,43 dL/g presentaron una liberación prolongada de principio activo durante al menos 63 días o más (Formulación A).
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las composiciones de letrozol A, C y D de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de letrozol de 5,4 mg (composiciones A y C) o 16,2 mg (composición D), y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 4 días, 7 días, 10 días y periódicamente hasta 56 días.
Se evaluó la cinética de los niveles plasmáticos de letrozol que correspondían a cada composición. El perfil de los niveles plasmáticos de letrozol se muestra en la Figura 19 y la Figura 20. Como se puede observar en la Figura 19, la inyección de una cantidad de formulación equivalente a 5,4 mg de letrozol a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales controlados (primeros 3 días) con un periodo de duración de al menos 56 días cuando se usaron polímeros que tenían una viscosidad inherente de 0,38 0,43 dL/g. Por tanto, una viscosidad inherente de 0,30 dL/g (Figura 20) dio como resultado un control adecuado de los niveles plasmáticos iniciales, seguidas de niveles plasmáticos constantes durante al menos 35 días.
Ejemplo 7: Diferentes viscosidades de la solución polimérica para el principio activo fentanilo.
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:


Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las Formulaciones A y B de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 9 mg de fentanilo se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 100 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 20 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de fentanilo presente en la muestra mediante espectrofotometría UV. El perfil del fentanilo liberado desde los implantes de este ejemplo se muestra en la Figura 21. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en esta Figura 21, la liberación del fentanilo se controla mejor cuando se usa una solución polimérica que tiene una viscosidad de 1,12 Pa.s en lugar de 0,18 Pa.s. La solución polimérica de viscosidad baja (Formulación A) no es capaz de controlar la liberación de fentanilo, permitiendo una difusión del 30 % del principio activo durante las primeras 24 horas, mientras que la solución polimérica de viscosidad superior (composición B) permitió una liberación prolongada durante 21 días.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las Formulaciones de fentanilo B y C de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 4,2 mg de fentanilo, y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 4 días, 7 días, 10 días y 14 días.
Se evaluó la cinética de los niveles plasmáticos de fentanilo que correspondían a cada composición. El perfil de los niveles plasmáticos de fentanilo se muestra en la Figura 22. Como se puede observar en esta figura, la inyección de una cantidad de composición equivalente a 4,2 mg de fentanilo a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales controlados (primeros 3 días) cuando la viscosidad de la solución polimérica de la composición estaba en el intervalo de 1,12-6,77 Pa.s, y una duración de alrededor de 14 días.
Ejemplo 8: Diferentes viscosidades de la solución polimérica para el principio activo olanzapina. (No conforme a la invención)
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las formulaciones de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 10 mg de olanzapina se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 21 días o 49 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de olanzapina presente en la
muestra mediante espectrofotometría UV. El perfil de la olanzapina liberada desde los implantes de este ejemplo se muestra en la Figura 23. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se pude observar en la Figura 23, la liberación de la olanzapina se controló satisfactoriamente en el momento inicial y posteriormente cuando se usaron polímeros que tenían diferentes proporciones de ácido láctico/glicólico (de 50:50 a 100:0) en formulaciones con una viscosidad de la solución polimérica en el intervalo de 0,46-3,16 Pa.s.
Ejemplo 9: Diferentes viscosidades de la solución polimérica para el principio activo risperidona.
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las composiciones A, B, C y D de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 25 mg de risperidona se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 49 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de risperidona presente en la muestra mediante espectrofotometría UV. El perfil de la risperidona liberada desde los implantes de este ejemplo se muestra en la Figura 24. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 24, la liberación de risperidona no se controló en absoluto cuando la viscosidad de la solución polimérica fue 0,04 Pa.s, y no se controló satisfactoriamente en el caso de 0,18 Pa.s, con la que se observó una liberación inicial de principio activo superior al 15 % durante las primeras 24 horas y próxima al 25 % durante los primeros 3 días. Por otra parte, las viscosidades superiores de la solución polimérica, en este ejemplo 1,12 y 6,77 Pa.s, dieron como resultado un control adecuado de la liberación de principio activo, permitiendo tiempos de liberación prolongada de al menos 35 días.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las Formulaciones de risperidona C, D, E y F de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 15 mg de risperidona, y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 5 días, 7 días, 10 días y periódicamente hasta 35 días.
La cinética de los niveles plasmáticos que correspondían al resto activo de risperidona se evaluó midiendo tanto la risperidona como su metabolito activo 9-OH-risperidona en las muestras de plasma. El perfil de los niveles plasmáticos del resto activo de risperidona se muestra en las Figuras 25 y 26. Los resultados se expresan como la suma de los niveles de risperidona más 9-OH-risperidona (ng/ml) en función del tiempo, ya que la actividad terapéutica de la 9-OH-risperidona es sustancialmente equivalente a la de la risperidona. Como
se puede observar en estas figuras, la inyección de una cantidad de composición equivalente a 15 mg de risperidona a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos controlados satisfactoriamente en todos los casos cuando se usaron viscosidades de la solución polimérica en el intervalo de 0,26-6,77 Pa.s, proporcionando de ese modo niveles plasmáticos terapéuticos después de 4 horas y niveles plasmáticos mantenidos desde el tercer día hasta al menos 21 días.
Ejemplo 10: Diferentes viscosidades de la solución polimérica para el principio activo letrozol. (No conforme a la invención)
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las Formulaciones A, B, D y E de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 3 mg de letrozol se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente dependiendo del perfil obtenido), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de letrozol presente en la muestra mediante CLAR-DFL. El perfil del letrozol liberado desde los implantes de este ejemplo se muestra en la Figura 27 y la Figura 28. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en estas figuras, la liberación del letrozol se controló satisfactoriamente en todos los casos en los que se usaron soluciones poliméricas que tenían una viscosidad en el intervalo de 0,26-1,62 Pa.s. Todas las formulaciones presentaron una liberación inicial inferior al 10 % durante el primer día. Como muestra la Figura 27, tanto el polímero láctico/glicólico 50:50 (Composición A) como el 75:25 (Composición B) controlan satisfactoriamente la liberación de letrozol, aunque la velocidad de liberación fue lógicamente más lenta (con un periodo de duración consiguiente más largo) para el polímero 75:25. Un polímero con una proporción láctico/glicólico de 100:0 (Figura 28, Composiciones D y E) también dio como resultado un control inicial y mantenido satisfactorio.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las composiciones de letrozol A, C y E de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de letrozol de 5,4 mg (Formulación A) o 16,2 mg (Formulaciones C y E), y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 3 días, 5 días, 7 días, 10 días y periódicamente hasta 56 días.
Se evaluó la cinética de los niveles plasmáticos de letrozol que correspondían a cada composición. El perfil de los niveles plasmáticos de letrozol se muestra en la Figura 29 y la Figura 30. Como se puede observar en la Figura 29, la inyección de una cantidad de composición equivalente a 16,2 mg de letrozol a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales controlados (primeros 3 días), con un periodo de duración de al menos 21 días, cuando la viscosidad de la solución polimérica fue 1,20-1,45 Pa.s y se usaron polímeros láctico/glicólicos 75:25 o 100:0. Asimismo, la inyección de una cantidad de composición equivalente a 5,4 mg de letrozol con una composición que tenía una viscosidad de la solución polimérica de 1,62 Pa.s
(Figura 30) dio como resultado niveles plasmáticos iniciales controlados satisfactoriamente, seguidas de niveles plasmáticos constantes durante al menos 42 días, usando un polímero láctico/glicólico 50:50.
Ejemplos comparativos 2-3: Formulaciones implantables que incluyen un disolvente poco miscible en agua (ejemplo no conforme a la invención)
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

BB: benzoato de bencilo
BA: alcohol bencílico
AA: ácido acético
Perfil de liberación in vitro:
La liberación de principio activo desde las composiciones B, D, E, F y G de este ejemplo se evaluó según el procedimiento siguiente, variable dependiendo del principio activo formulado. La cantidad de formulación que correspondía a 9, 10, 25 o 3 mg de fentanilo, olanzapina, risperidona o letrozol se inyectó desde jeringas precargadas a matraces, que tenían un medio de liberación precalentado, usando una aguja 21G. El medio de liberación fue tampón fosfato pH = 7,4 (100 ml para el fentanilo y 250 ml para el resto de principios activos). Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 28 días, dependiendo de las composiciones), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de principio activo presente en la muestra mediante espectrofotometría UV (fentanilo, olanzapina, risperidona) o CLAR-DFL (letrozol). El perfil del principio activo liberado desde los implantes de este ejemplo se muestra en la Figura 37 y la Figura 38. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en estas figuras, los disolventes poco miscibles en agua, tales como el benzoato de bencilo y el alcohol bencílico, resultaron ser inadecuados para su uso en los sistemas implantables de liberación prolongada inyectables según la invención, ya que su perfil de liberación de principio activo es demasiado rápido para las dianas deseadas y resultó incontrolable, como se puede observar en base a la liberación inicial alta de principio activo durante los primeros días.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las formulaciones de fentanilo y risperidona de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 4,2 mg de fentanilo o 15 mg de risperidona, y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días y periódicamente hasta 14 y 28 días, respectivamente.
Se evaluó la cinética de los niveles plasmáticos de principio activo que correspondían a cada composición. El perfil de los niveles plasmáticos del fentanilo y la risperidona (resto activo, que corresponde a la risperidona más su metabolito farmacológicamente equivalente 9-OH-risperidona) se muestran en la Figura 39 y la Figura 40, respectivamente. Como se puede observar en la Figura 39, las composiciones implantables de fentanilo a base de disolventes poco miscibles en agua, como el benzoato de bencilo, el alcohol bencílico y el
ácido acético, generan niveles plasmáticos iniciales enormes durante el primer día, seguidas de una liberación rápida, prácticamente sin niveles desde el segundo día. En el caso de la risperidona (Figura 40), el uso de los mismos disolventes poco miscibles en agua da como resultado niveles plasmáticos iniciales muy altos (primeras 4 horas) y, al igual que para el fentanilo, seguidas de una disminución muy rápida a niveles plasmáticos bajos, no consiguiendo por lo tanto el objetivo de niveles plasmáticos mantenidos durante al menos 14 días.
Ejemplo 11: Uso de diferentes disolventes solubles en agua que tienen diferentes polaridades para el principio activo fentanilo.
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las formulaciones de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 9 mg de fentanilo se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 100 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 20 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de fentanilo presente en la muestra mediante espectrofotometría UV. El perfil del fentanilo liberado desde los implantes de este ejemplo se muestra en la Figura 41. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 35, la liberación del fentanilo se controla bien y se mantiene durante al menos 21 días cuando el disolvente usado, probablemente debido a su miscibilidad alta en agua, presenta determinadas características de polaridad, tales como un momento dipolar grande (3,7-4,5 D) y una constante dieléctrica alta (30-50), como los usados en este ejemplo.
Ejemplo 12: Uso de diferentes disolventes solubles en agua que tienen diferentes polaridades para el principio activo risperidona.
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las formulaciones de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 25 mg de risperidona se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 42 días), se recogieron 5 ml de medio de liberación, se volvieron a
colocar con tampón recién preparado y se determinó la cantidad de risperidona presente en la muestra mediante espectrofotometría UV. El perfil de la risperidona liberada desde los implantes de este ejemplo se muestra en la Figura 36. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 36, la liberación de la risperidona se controla mejor cuando se usa DMSO como disolvente en lugar de dioxano. La liberación inicial es inferior en el caso del DMSO y se observaron diferencias muy significativas durante los primeros 7 días entre los disolventes ensayados. Cuando se usa DMSO, la formulación es capaz de mantener una difusión de principio activo que se mantiene durante al menos 14 días. Por otra parte, se observó una difusión continua de principio activo cuando se usó dioxano, dando como resultado así a liberaciones más rápidas y periodos de duración inferiores para el posible efecto terapéutico. Este hecho revela que la miscibilidad en agua no es la única característica del disolvente que se debe tener en cuenta con el fin de diseñar y desarrollar formulaciones implantables in situ inyectables. El uso de disolventes muy polares (DMSO) en lugar de otros menos polares (dioxano) induce un endurecimiento más rápido del implante y provoca por tanto una difusión inferior de principio activo durante la formación del implante.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las composiciones de risperidona B y C de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 15 mg de risperidona, y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 5 días, 7 días, 10 días y periódicamente hasta 35 días.
La cinética de los niveles plasmáticos que correspondían al resto activo de risperidona se evaluó midiendo tanto la risperidona como su metabolito activo 9-OH-risperidona en las muestras de plasma. El perfil de los niveles plasmáticos del resto activo de risperidona se muestra en la Figura 37. Los resultados se expresan como la suma de las concentraciones de risperidona más 9-OH-risperidona (ng/ml) en función del tiempo, ya que la actividad terapéutica de la 9-OH-risperidona es sustancialmente equivalente a la de la risperidona. Como se puede observar en esta figura, la inyección de una cantidad de composición equivalente a 15 mg de risperidona a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales bien controlados (primeros 3 días) cuando se usaron disolventes apróticos miscibles en agua muy polares que tenían un momento dipolar de 3,7-4,5 D y una constante dieléctrica de 30-50. Esto concuerda con los resultados presentados anteriormente en lo que respecta a la liberación in vitro tanto de fentanilo como de risperidona donde, como se esperaba, los disolventes que presentan una liberación in vitro controlada y mantenida tienen la capacidad de reproducir el mismo comportamiento después de la administración in vivo, y provocar niveles plasmáticos iniciales controlados y mantenidos durante al menos 21 días, minimizando así las diferencias entre los niveles plasmáticos Cmáx y Cmín.
Ejemplo 13: Uso de diferentes disolventes solubles en agua que tienen diferentes polaridades para el principio activo letrozol. (no conforme a la invención)
En el presente ejemplo, la composición de la formulación implantable fue la siguiente:

Las formulaciones implantables se prepararon disolviendo por completo el polímero en el disolvente y añadiendo posteriormente el principio activo en dicha solución polimérica.
Perfil de liberación in vitro:
La liberación de principio activo desde las formulaciones de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 3 mg de letrozol se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 31 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de letrozol presente en la muestra mediante CLAR-DFL. El perfil del letrozol liberado desde los implantes de este ejemplo se muestra en la Figura 38. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 38, y según los Ejemplos 14 y 15, la liberación del letrozol se controla bien cuando se usan disolventes miscibles en agua que tienen un momento dipolar grande (3,7-4,5 D) y una constante dieléctrica (30-50) alta, tales como NMP y DMSO, en lugar de disolventes menos polares (dioxano), presentando este último una difusión más rápida a los líquidos corporales y, por lo tanto, un endurecimiento más rápido del implante, especialmente durante la liberación inicial, reduciendo por tanto el fenómeno de difusión de principio activo.
Ejemplo 14: Estudio de la adición de un modificador del pH
Se prepararon las mismas formulaciones implantables de risperidona disolviendo por completo el polímero en el disolvente (DMSO) y dispersando posteriormente el principio activo en la solución polimérica mencionada con la adición óptima de un agente alcalino tal como hidróxido de magnesio.

El polímero corresponde a un polímero láctico/glicólico 50:50 de viscosidad inherente 0,40 dL/g.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda
Las composiciones de risperidona de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 15 mg de risperidona y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos fue 2. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 3 días, 5 días, 7 días, 10 días, 14 días, 17 días, 21 días, 24 días, 28 días, 31 días, 35 días, 38 días y 42 días.
La cinética de los niveles plasmáticos que correspondían al resto activo de risperidona se evaluó midiendo tanto la risperidona como su metabolito activo 9-OH-risperidona en las muestras de plasma. El perfil de los niveles plasmáticos del resto activo de risperidona se muestra en la Figura 39. Los resultados se expresan como la suma de los niveles de risperidona más 9-OH-risperidona (ng/ml) en función del tiempo, ya que la actividad terapéutica de la 9-OH-risperidona es sustancialmente equivalente a la de la risperidona. Como se muestra en la figura mencionada, la inyección de una cantidad de formulación que correspondía a 15 mg de risperidona a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales a partir de las 4 horas posteriores a la administración hasta al menos 23 días. Sin embargo, mediante el uso de un agente alcalino en la matriz polimérica, se consiguen niveles plasmáticos más mantenidos a partir de las 4 horas posteriores a la administración y una prolongación del tiempo en el que se consiguen niveles plasmáticos de risperidona terapéuticos hasta al menos 32 días.
Ejemplo 15: Estudio del efecto de la esterilización por irradiación.
En el presente ejemplo, la composición de las formulaciones implantables de risperidona fue la siguiente, manteniendo siempre las mismas cantidades de principio activo, polímero y disolvente.


Las formulaciones implantables se prepararon mediante reconstitución directa de los contenidos de 2 jeringas precargadas, una primera con una mezcla de polímero y risperidona, y una segunda con el disolvente. Las jeringas se conectaron.
La jeringa que contenía polímero más mezclas de risperidona se esterilizó mediante irradiación p en el intervalo de 5-25 kGy. Como se muestra en la tabla, se probaron dos polímeros diferentes, uno siendo un polímero 50:50 con un peso molecular medio de 27020 g/mol, no irradiado o irradiado a 10, 15 o 25 kGy (Formulaciones A-D), y el otro siendo un polímero con un peso molecular medio de 39708 g/mol, no irradiado o irradiado a 15 o 25 kGy (Formulaciones E-G).
Las Formulaciones A y E recibieron irradiaciones de esterilización que generaron diferentes composiciones debido a las pérdidas en el peso molecular del polímero durante el procedimiento. Sin embargo, la viscosidad inherente resultante no fue inferior a 0,25 dL/g en ningún caso, y la viscosidad de la solución polimérica se mantuvo en el intervalo de 0,26-6,77 Pa.s, este intervalo se estudió previamente y se encontró adecuado para esta clase de formulaciones implantables de liberación prolongada (Ejemplo 9).
Perfil de liberación in vitro:
La liberación de principio activo desde las composiciones de este ejemplo se evaluó según el procedimiento siguiente. La cantidad de formulación que correspondía a 25 mg de risperidona se inyectó desde jeringas precargadas a matraces que tenían un medio de liberación precalentado usando una aguja 21G. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día y periódicamente hasta 28 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de risperidona presente en la muestra mediante espectrofotometría UV. El perfil de la risperidona liberada desde los implantes de este ejemplo se muestra en la Figura 40 y la Figura 41. Los resultados se expresan como % de principio activo liberado desde los implantes en función del tiempo.
Como se puede observar en la Figura 46, la liberación de la risperidona desde la misma formulación, no irradiada (composición A) o irradiada a diferentes niveles (composiciones B, C y D) en el intervalo de 5-25 kGy, dio como resultado perfiles muy similares porque la viscosidad inherente del polímero y la viscosidad de la solución polimérica seguían estando en el intervalo preferido de 0,25-0,48 dL/g y 0,20 a 7 Pa.s, respectivamente. La Figura 41 muestra cómo el otro polímero con un peso molecular superior (39708 g/mol) (composición E), que presenta un perfil de liberación ligeramente más lento, una vez que se irradia (composiciones F y G) presenta un perfil de liberación similar al del polímero de peso molecular inferior no irradiado (composición A), debido a la pérdida de peso molecular durante el procedimiento de esterilización, que conduce a una composición con una viscosidad inherente del polímero y una viscosidad de la solución polimérica comprendidas en los intervalos preferidos.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda:
Las composiciones de risperidona A, B, C, D y G de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 15 mg de risperidona, y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos por composición fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 5 días, 7 días, 10 días y periódicamente hasta 28 días.
La cinética de los niveles plasmáticos que correspondían al resto activo de risperidona se evaluó midiendo tanto la risperidona como su metabolito activo 9-OH-risperidona en las muestras de plasma. El perfil de los niveles plasmáticos del resto activo de risperidona se muestra en la Figura 42 y la Figura 43. Los resultados se expresan como la suma de las concentraciones de risperidona más 9-OH-risperidona (ng/ml) en función del tiempo, ya que la actividad terapéutica de la 9-OH-risperidona es sustancialmente equivalente a la de la risperidona. Como se puede observar en estas figuras, la inyección de una cantidad de composición equivalente a 15 mg de risperidona a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos muy similares, como se podía predecir, ya que el comportamiento in vitro era muy similar después de la irradiación. Las Figuras 42 y 43 no revelaron cambios importantes en los niveles plasmáticos del resto activo de risperidona cuando se irradió una formulación que comprendía un polímero de peso molecular medio de 27020 g/mol a 10, 15 y 25 kGy, porque los parámetros esenciales, tales como la viscosidad inherente del polímero y la
viscosidad de la solución polimérica, siguen estando comprendidos en los intervalos preferidos determinados previamente de 0,25-0,48 dL/g y 0,20 a 7 Pa.s, respectivamente.
Un polímero de peso molecular superior (39708 g/mol), con una viscosidad inherente fuera del intervalo preferible (0,58 dL/g), una vez que se irradia a 25 kGy (ya que los polímeros de peso molecular superior sufrieron pérdidas superiores de peso molecular proporcionales durante la irradiación), condujo a un polímero con una viscosidad inherente en el intervalo preferido y a una viscosidad aún adecuada de la solución polimérica de 1,78 dL/g. El polímero de peso molecular superior, después de la irradiación a 25 kGy, resultó ser extremadamente similar al polímero de peso molecular inferior (27020 g/mol) no irradiado, permitiendo de ese modo sistemas implantables de liberación prolongada adecuados y presentando un comportamiento in vivo (perfil de los niveles plasmáticos) muy similar al observado en la Figura 43.
Ejemplo 16: Estudios de reconstitución de las formulaciones.
Se prepararon formulaciones implantables de risperidona con la composición siguiente:

El polímero corresponde a un polímero láctico/glicólico 50:50 de viscosidad inherente 0,40 dL/g.
La risperidona seleccionada para las composiciones de este ejemplo presentó una distribución habitual del tamaño de las partículas entre 25-225 micrómetros (un máximo del 10 % de las partículas de principio activo con un tamaño de partícula menor a 15 micrómetros y un máximo del 10 % es mayor a 225 micrómetros). Se aplicaron tres procedimientos diferentes para reconstituir la composición:
A) Vial. La solución polimérica se preparó pesando las cantidades apropiadas de polímero y disolvente y mezclándolos mediante agitación con formación de vórtice hasta que el polímero se disolvió completamente en el disolvente. A continuación, se añadió la cantidad apropiada de risperidona a la solución polimérica y se obtuvo una suspensión homogénea mediante agitación con formación de vórtice.
B) Jeringas. La risperidona, el polímero y el disolvente se pesaron independientemente en jeringas de vidrio. La solución polimérica se preparó a continuación conectando las jeringas correspondiente mediante un conector de fluidos de modo que el disolvente se movió de la jeringa que lo contenía a la jeringa que contenía el polímero y haciendo a continuación varios ciclos hacia delante y hacia atrás de una jeringa a la otra empujando los émbolos correspondientes. Una vez que el polímero se había disuelto completamente en el disolvente, se conectó la tercera jeringa que contenía la risperidona y a continuación se obtuvo una suspensión homogénea realizando varios ciclos adicionales.
C) Liofilización. El polímero y la risperidona se liofilizaron en una jeringa de vidrio precargada y el disolvente se colocó en una segunda jeringa. Las jeringas se conectaron mediante un conector de fluidos, a continuación se movió el disolvente a la jeringa que contenía la mezcla liofilizada de polímero-risperidona y, por último, se repitieron varios ciclos hacia delante y hacia atrás hasta que se consiguió una suspensión homogénea.
Los procedimientos de preparación B y C también se pueden llevar a cabo mediante la conexión directa de jeringas que usan jeringas Luer hembra-macho.
Perfil de liberación in vitro:
La risperidona liberada de las formulaciones que correspondían a los 3 procedimientos se evaluó según el procedimiento siguiente: la cantidad de formulación que correspondía a 25 mg de risperidona se inyectó desde jeringas precargadas a matraces usando una aguja 21G, seguido de la adición con cuidado de un medio de liberación precalentado. El medio de liberación fue 250 ml de tampón fosfato pH = 7,4. Los matraces se colocaron a continuación en un horno a 37 °C y se mantuvieron con agitación horizontal a 50 rpm. A intervalos de tiempo previamente programados (2 horas, 1 día, 3 días, 7 días, 10 días, 14 días, 17 días, 21 días, 24 días, 28 días, 31 días y 35 días), se recogieron 5 ml de medio de liberación, se volvieron a colocar con tampón recién preparado y se determinó la cantidad de risperidona presente en la muestra mediante espectrofotometría UV.
El perfil de la risperidona liberada desde los implantes de este ejemplo se muestra en la Figura 44. Los resultados se expresan como % de risperidona liberada desde los implantes en función del tiempo. Como se puede observar en la Figura 44, el perfil de liberación de las formulaciones implantables preparadas mediante los tres procedimientos diferentes fue el mismo durante las primeras 2 semanas. Sin embargo, después de
14 días, el procedimiento de preparación A (vial) dio como resultado una velocidad de liberación ligeramente más lenta, probablemente debido a la porosidad superior de los implantes formados mediante los otros 2 procedimientos por el aire introducido en la formulación durante el procedimiento de reconstitución.
Niveles plasmáticos in vivo después de la administración intramuscular a conejos de Nueva Zelanda
Las composiciones de risperidona de este ejemplo se inyectaron por vía intramuscular a conejos blancos de Nueva Zelanda que pesaban un promedio de 3 kg. La cantidad inyectada correspondió a una dosis de 15 mg de risperidona y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de conejos fue 2. Después de la inyección, se obtuvieron las niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 3 días, 5 días, 7 días, 10 días, 14 días, 17 días, 21 días, 24 días, 28 días, 31 días, 35 días, 38 días y 42 días.
La cinética de los niveles plasmáticos que correspondían al resto activo de risperidona se evaluó midiendo tanto la risperidona como su metabolito activo 9-OH-risperidona en las muestras de plasma. El perfil de los niveles plasmáticos del resto activo de risperidona se muestra en la Figura 45. Los resultados se expresan como la suma de las concentraciones de risperidona más 9-OH-risperidona (ng/ml) en función del tiempo, ya que la actividad terapéutica de la 9-OH-risperidona es sustancialmente equivalente a la de la risperidona. Como se puede observar en la figura mencionada, la inyección de una cantidad de formulación que correspondía a 15 mg de risperidona a conejos blancos de Nueva Zelanda dio como resultado niveles plasmáticos iniciales a partir de las 4 horas posteriores a la administración y hasta al menos 28 días. Los procedimientos que consisten en la reconstitución de una formulación precargada en diferentes envases mezclándolos (Procedimientos B y C) generaron niveles plasmáticos iniciales ligeramente superiores. Esto podía deberse a la porosidad superior, y por consiguiente la difusión inicial superior, de las formulaciones implantables preparadas mediante estos dos procedimientos en comparación con el Procedimiento A (preparación en un vial). Este hecho también podría ser el motivo de sus niveles plasmáticos superiores durante la primera semana después de la administración.
Niveles plasmáticos in vivo después de la administración intramuscular a perros Beagle
Las formulaciones de risperidona de este ejemplo también se inyectaron por vía intramuscular a perros Beagle que pesaban un promedio de 10 kg. La cantidad inyectada correspondió a una dosis de 25 mg de risperidona y la composición se colocó por vía intramuscular en la pata trasera izquierda usando una jeringa con una aguja 20G. El número total de perros fue 3. Después de la inyección, se obtuvieron los niveles plasmáticos a 0, 4 horas, 1 día, 2 días, 3 días, 5 días, 7 días, 10 días, 14 días, 17 días, 21 días, 24 días, 28 días, 31 días, 35 días, 38 días y 42 días.
La cinética de los niveles plasmáticos que correspondían al resto activo de risperidona se evaluó midiendo tanto la risperidona como su metabolito activo 9-OH-risperidona en las muestras de plasma. El perfil de los niveles plasmáticos del resto activo de risperidona se muestra en la Figura 46. Los resultados se expresan como la suma de las concentraciones de risperidona más 9-OH-risperidona (ng/ml) en función del tiempo, ya que la actividad terapéutica de la 9-OH-risperidona es sustancialmente equivalente a la de la risperidona. Como se puede observar en la figura mencionada, la inyección de una cantidad de formulación que correspondía a 25 mg de risperidona a perros Beagle dio como resultado niveles plasmáticos iniciales bien controlados y a niveles similares y mantenidos hasta al menos 35 días usando diferentes procedimientos de preparación, tales como la elaboración previa de solución polimérica seguida de la adición de principio activo (vial, procedimiento A) o mediante la reconstitución partiendo de componentes sólidos (jeringas, procedimiento B).
Conclusiones
Los experimentos anteriores demuestran indudablemente que, en una composición de depósito inyectable destinada a liberar un principio activo contenido en la misma, la liberación inmediata inicial de principio activo se puede controlar satisfactoriamente controlando al menos uno de los factores siguientes:
■ la viscosidad de la solución polimérica;
■ la viscosidad intrínseca o inherente (n¡nh) del polímero; y
■ la solubilidad en agua del principio activo.
Al controlar adecuadamente al menos uno de estos factores, la liberación del principio activo desde el implante se puede controlar con precisión durante al menos los primeros 14 días y hasta 6 meses después de una única administración. Por lo tanto, las composiciones inyectables de la invención pueden formar una suspensión/disolución/dispersión en una solución polimérica biodegradable y biocompatible que se puede administrar por vía parenteral, por ejemplo, mediante una jeringa y una aguja, y que solidifica dentro del cuerpo por difusión del disolvente, formando de ese modo el implante.
Claims (11)
1. Un procedimiento para la preparación de una composición de depósito inyectable que comprende las etapas de:
a) mezclar un polímero biocompatible, que es un copolímero a base de ácido láctico más ácido glicólico que tiene una proporción de monómero de ácido láctico a glicólico en el intervalo de 48:52 a 100:0 y una viscosidad inherente en el intervalo de 0,25-0,48 dl/g, medida a 25 °C a una concentración del 0,1 % en cloroformo, con un principio activo que tiene una solubilidad en agua inferior a 2 mg/ml que se selecciona de entre el grupo que consiste en fentanilo y risperidona, y a continuación b) mezclar la mezcla obtenida en la etapa a) con un disolvente miscible en agua que tiene un momento dipolar de aproximadamente 3,7-4,5 D y una constante dieléctrica de entre 30 y 50, donde la viscosidad de la solución polimérica que comprende el polímero y el disolvente, medida a 25 °C, se ajusta al intervalo de entre 0,50 y 3,0 Pa.s.
2. El procedimiento según la reivindicación 1, donde el disolvente es DMSO.
3. El procedimiento según las reivindicaciones 1 o 2, donde el principio activo es risperidona.
4. El procedimiento según una cualquiera de las reivindicaciones anteriores, que comprende además la etapa de añadir a la composición un agente modificador del pH poco soluble en agua.
5. El procedimiento según la reivindicación 4, donde el agente modificador del pH poco soluble en agua es Mg(OH)2 en una proporción molar de principio activo:Mg(OH)2 entre 2:3 y 2:5.
6. El procedimiento según una cualquiera de las reivindicaciones 1-5 anteriores, donde la composición se esteriliza.
7. El procedimiento según la reivindicación 6, donde la esterilización se lleva a cabo esterilizando al menos uno del principio activo y el polímero biocompatible mediante irradiación en el intervalo de 5-25 kGy.
8. El procedimiento según una cualquiera de las reivindicaciones anteriores, donde el principio activo y el polímero biocompatible se proporcionan en un primer envase y el disolvente miscible en agua se proporciona en un segundo envase independiente, donde los contenidos de ambos envases se mezclan cuando se requiera.
9. El procedimiento según la reivindicación 8, donde al menos uno del primero y el segundo envase es una jeringa, un vial, un dispositivo o un cartucho, sean desechables o no.
10. El procedimiento según la reivindicación 9, donde los envases son jeringas que se pueden conectar mediante un dispositivo conector o mediante una rosca directa.
11. El procedimiento según la reivindicación 10, donde la mezcla de los contenidos de la primera y la segunda jeringa se realiza moviendo hacia delante y hacia atrás los émbolos de las jeringas.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP10382153.4A EP2394663B1 (en) | 2010-05-31 | 2010-05-31 | Compositions for injectable in-situ biodegradable implants |
| PCT/EP2011/059001 WO2011151356A2 (en) | 2010-05-31 | 2011-05-31 | Methods for the preparation of injectable depot compositions |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2950857T3 true ES2950857T3 (es) | 2023-10-16 |
Family
ID=43301929
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES10382153T Active ES2897976T3 (es) | 2010-05-31 | 2010-05-31 | Composiciones para implantes in situ biodegradables inyectables |
| ES11723441T Active ES2950857T3 (es) | 2010-05-31 | 2011-05-31 | Métodos para la preparación de composiciones de depósito inyectables |
Family Applications Before (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES10382153T Active ES2897976T3 (es) | 2010-05-31 | 2010-05-31 | Composiciones para implantes in situ biodegradables inyectables |
Country Status (22)
| Country | Link |
|---|---|
| US (2) | US10058504B2 (es) |
| EP (2) | EP2394663B1 (es) |
| JP (1) | JP5923493B2 (es) |
| CN (1) | CN102933234A (es) |
| BR (1) | BR112012030707A2 (es) |
| CA (1) | CA2800641C (es) |
| CY (1) | CY1124783T1 (es) |
| DK (1) | DK2582395T3 (es) |
| EA (1) | EA024211B1 (es) |
| ES (2) | ES2897976T3 (es) |
| FI (1) | FI2582395T3 (es) |
| HR (2) | HRP20211853T1 (es) |
| HU (3) | HUE057236T2 (es) |
| LT (2) | LT2394663T (es) |
| MX (1) | MX346167B (es) |
| PL (2) | PL2394663T3 (es) |
| PT (2) | PT2394663T (es) |
| RS (2) | RS64451B1 (es) |
| SI (2) | SI2394663T1 (es) |
| SM (2) | SMT202100679T1 (es) |
| WO (1) | WO2011151356A2 (es) |
| ZA (1) | ZA201209394B (es) |
Families Citing this family (33)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US8852638B2 (en) | 2005-09-30 | 2014-10-07 | Durect Corporation | Sustained release small molecule drug formulation |
| EP2152315B1 (en) | 2007-05-25 | 2016-01-06 | Indivior UK Limited | Sustained delivery formulations of risperidone compounds |
| US10285936B2 (en) | 2010-05-31 | 2019-05-14 | Laboratorios Farmacéuticos Rovi, S.A. | Injectable composition with aromatase inhibitor |
| US10335366B2 (en) | 2010-05-31 | 2019-07-02 | Laboratorios Farmacéuticos Rovi, S.A. | Risperidone or paliperidone implant formulation |
| US10350159B2 (en) | 2010-05-31 | 2019-07-16 | Laboratories Farmacéuticos Rovi, S.A. | Paliperidone implant formulation |
| EP2394664B1 (en) | 2010-05-31 | 2016-06-01 | Laboratorios Farmaceuticos Rovi, S.A. | Antipsychotic injectable depot composition |
| ES2390439B1 (es) * | 2012-08-03 | 2013-09-27 | Laboratorios Farmacéuticos Rovi, S.A. | Composición inyectable |
| EP2529756B1 (en) * | 2011-05-31 | 2021-05-19 | Laboratorios Farmaceuticos Rovi, S.A. | Risperidone and/or Paliperidone implant formulation |
| SI2394663T1 (sl) | 2010-05-31 | 2022-02-28 | Laboratorios Farmaceuticos Rovi, S.A. | Sestave za injicirane biološko razgradljive vsadke in situ |
| US10881605B2 (en) | 2010-05-31 | 2021-01-05 | Laboratorios Farmaceuticos Rovi, S.A. | Methods for the preparation of injectable depot compositions |
| US10463607B2 (en) | 2010-05-31 | 2019-11-05 | Laboratorios Farmaceutics Rofi S.A. | Antipsychotic Injectable Depot Composition |
| US9272044B2 (en) | 2010-06-08 | 2016-03-01 | Indivior Uk Limited | Injectable flowable composition buprenorphine |
| GB2513060B (en) | 2010-06-08 | 2015-01-07 | Rb Pharmaceuticals Ltd | Microparticle buprenorphine suspension |
| SI2529757T1 (sl) * | 2011-05-31 | 2014-05-30 | Laboratorios Farmaceuticos Rovi, S.A. | Formulacija paliperidon implantata |
| US8935726B2 (en) | 2012-05-11 | 2015-01-13 | Comcast Cable Communications, Llc | Generation of dynamic content interfaces |
| US20140308352A1 (en) | 2013-03-11 | 2014-10-16 | Zogenix Inc. | Compositions and methods involving polymer, solvent, and high viscosity liquid carrier material |
| WO2014164754A1 (en) | 2013-03-11 | 2014-10-09 | Durect Corporation | Injectable controlled release composition comprising high viscosity liquid carrier |
| GB201404139D0 (en) | 2014-03-10 | 2014-04-23 | Rb Pharmaceuticals Ltd | Sustained release buprenorphine solution formulations |
| US20170079985A1 (en) | 2015-09-21 | 2017-03-23 | Teva Pharmaceuticals International Gmbh | Sustained release olanzapine formulations |
| CN113633609B (zh) * | 2016-09-09 | 2023-08-04 | 中国疾病预防控制中心寄生虫病预防控制所(国家热带病研究中心) | 抗寄生虫药物原位固化缓释注射剂及其制备方法 |
| JP7716175B2 (ja) * | 2016-09-23 | 2025-07-31 | デルポー・インコーポレイテッド | 小分子治療剤化合物のための組成物 |
| WO2018070940A1 (en) * | 2016-10-14 | 2018-04-19 | Nanyang Technological University | An injectable composition for localized controlled and sustained delivery system |
| US20190343761A1 (en) | 2016-11-16 | 2019-11-14 | Persica Pharmaceuticals Ltd. | Antibiotic formulations for lower back pain |
| EP3600258A1 (en) | 2017-03-20 | 2020-02-05 | Teva Pharmaceuticals International GmbH | Sustained release olanzapine formulaitons |
| EP3709970B1 (en) * | 2017-11-16 | 2025-05-14 | Persica Pharmaceuticals Ltd. | Linezolid formulations |
| PE20210047A1 (es) * | 2018-06-12 | 2021-01-08 | Farm Rovi Lab Sa | Composicion inyectable |
| US20240100012A1 (en) | 2021-01-18 | 2024-03-28 | Mark Hasleton | Pharmaceutical dosage form |
| EP4366726A1 (en) | 2021-07-06 | 2024-05-15 | Mark Hasleton | Treatment of serotonin reuptake inhibitor withdrawal syndrome |
| US12594236B2 (en) | 2021-07-16 | 2026-04-07 | Laboratorios Farmaceuticos Rovi, S.A. | Method of treating acute exacerbation of schizophrenia with long-acting injectable depot composition |
| US12318387B2 (en) | 2021-07-16 | 2025-06-03 | Laboratorios Farmaceuticos Rovi, S.A. | Method of treating acute exacerbation of schizophrenia with long-acting injectable depot composition |
| TW202313047A (zh) | 2021-09-21 | 2023-04-01 | 西班牙商禾霏藥品實驗室有限公司 | 抗精神病可注射儲積型組合物 |
| WO2023233051A1 (es) | 2022-05-18 | 2023-12-07 | Laboratorios Farmacéuticos Rovi, S.A. | Composiciones inyectables de liberación prolongada para su uso en el tratamiento con risperidona junto a inhibidores de la enzima cyp2d6 |
| WO2025153747A1 (es) | 2024-01-17 | 2025-07-24 | Laboratorios Farmacéuticos Rovi, S.A. | Composiciones y esquemas de dosificación de inhibidores de aromatasa mejorados |
Family Cites Families (49)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3773919A (en) | 1969-10-23 | 1973-11-20 | Du Pont | Polylactide-drug mixtures |
| BE758156R (fr) | 1970-05-13 | 1971-04-28 | Ethicon Inc | Element de suture absorbable et sa |
| US4389330A (en) | 1980-10-06 | 1983-06-21 | Stolle Research And Development Corporation | Microencapsulation process |
| US4902506A (en) * | 1983-07-05 | 1990-02-20 | The University Of Rochester | Immunogenic conjugates |
| US4530840A (en) | 1982-07-29 | 1985-07-23 | The Stolle Research And Development Corporation | Injectable, long-acting microparticle formulation for the delivery of anti-inflammatory agents |
| US4523591A (en) | 1982-10-22 | 1985-06-18 | Kaplan Donald S | Polymers for injection molding of absorbable surgical devices |
| US4938763B1 (en) | 1988-10-03 | 1995-07-04 | Atrix Lab Inc | Biodegradable in-situ forming implants and method of producing the same |
| US5620700A (en) | 1990-10-30 | 1997-04-15 | Alza Corporation | Injectable drug delivery system and method |
| US5656297A (en) * | 1992-03-12 | 1997-08-12 | Alkermes Controlled Therapeutics, Incorporated | Modulated release from biocompatible polymers |
| ATE288270T1 (de) | 1993-11-19 | 2005-02-15 | Janssen Pharmaceutica Nv | Mikroverkapselte 1,2-benzazole |
| US5620770A (en) | 1995-06-01 | 1997-04-15 | Superior Environmental Products, Inc. | Fifth wheel insert, laminate composite and method of construction |
| ATE318580T1 (de) | 1996-12-20 | 2006-03-15 | Alza Corp | Gelzusammensetzungen und verfahren |
| KR100289471B1 (ko) * | 1998-01-19 | 2001-09-17 | 김충섭 | 휀타닐계마취제의이식형서방성제제 |
| US6565874B1 (en) | 1998-10-28 | 2003-05-20 | Atrix Laboratories | Polymeric delivery formulations of leuprolide with improved efficacy |
| US6143314A (en) | 1998-10-28 | 2000-11-07 | Atrix Laboratories, Inc. | Controlled release liquid delivery compositions with low initial drug burst |
| US6461631B1 (en) | 1999-11-16 | 2002-10-08 | Atrix Laboratories, Inc. | Biodegradable polymer composition |
| DE50112157D1 (de) * | 2000-01-11 | 2007-04-19 | Roland Bodmeier | Kit zur implantation enthaltend eine trägerphase und ein lösungsmittel |
| US6604561B2 (en) * | 2000-02-11 | 2003-08-12 | Medical Instill Technologies, Inc. | Medicament vial having a heat-sealable cap, and apparatus and method for filling the vial |
| WO2002038185A2 (en) | 2000-11-13 | 2002-05-16 | Atrix Laboratories, Inc. | Injectable sustained release delivery system with loperamide |
| US6565080B1 (en) | 2001-12-17 | 2003-05-20 | Hewlett-Packard Development Company, L.P. | Imaging media loading guide |
| US7658998B2 (en) * | 2003-01-22 | 2010-02-09 | Alkermes Controlled Therapeutics, Inc. | Method of preparing sustained release microparticles |
| WO2004081196A2 (en) | 2003-03-11 | 2004-09-23 | Qlt Usa Inc. | Formulations for cell- schedule dependent anticancer agents |
| US20050003007A1 (en) | 2003-07-02 | 2005-01-06 | Michele Boix | Method of sterilization of polymeric microparticles |
| EP1660039B1 (en) | 2003-07-18 | 2016-09-28 | Oakwood Laboratories L.L.C. | Prevention of molecular weight reduction of the polymer, impurity formation and gelling in polymer compositions |
| US8444600B2 (en) * | 2003-09-17 | 2013-05-21 | Jae Sang Park | Replaceable heating cartridge for use with a warming device for medical treatment |
| US8221778B2 (en) | 2005-01-12 | 2012-07-17 | The Trustees Of The University Of Pennsylvania | Drug-containing implants and methods of use thereof |
| CA2582374A1 (en) | 2004-10-04 | 2006-04-20 | Qlt Usa, Inc. | Ocular delivery of polymeric delivery formulations |
| US8313763B2 (en) | 2004-10-04 | 2012-11-20 | Tolmar Therapeutics, Inc. | Sustained delivery formulations of rapamycin compounds |
| EP1824460B1 (en) * | 2004-11-10 | 2014-12-24 | Tolmar Therapeutics, Inc. | A stabilized polymeric delivery system |
| DE102005031868A1 (de) * | 2005-07-04 | 2007-01-18 | Biotronik Vi Patent Ag | Arzneimitteldepot zur parenteralen, insbesondere intravaskulären Arzneimittelfreisetzung |
| US8852638B2 (en) * | 2005-09-30 | 2014-10-07 | Durect Corporation | Sustained release small molecule drug formulation |
| SE0600876L (sv) * | 2006-04-20 | 2007-10-21 | Sandvik Intellectual Property | Verktyg och skär för spånavskiljande bearbetning med primära och sekundära ingreppsmedel med rotationssymmetrisk form |
| EP2079767B1 (en) * | 2006-10-11 | 2014-08-27 | Tolmar Therapeutics, Inc. | Preparation of biodegradable polyesters with low-burst properties by supercritical fluid extraction |
| US8076448B2 (en) | 2006-10-11 | 2011-12-13 | Tolmar Therapeutics, Inc. | Preparation of biodegradable polyesters with low-burst properties by supercritical fluid extraction |
| FR2908775B1 (fr) * | 2006-11-17 | 2012-08-31 | Biomatlante | Hydrogel et ses applications biomedicales |
| EP3202814B1 (en) | 2007-02-15 | 2019-10-16 | Tolmar Therapeutics, Inc. | Low burst poly-(lactide/glycolide) and methods to produce polymers |
| WO2008123456A1 (ja) * | 2007-03-29 | 2008-10-16 | Kyocera Corporation | 携帯無線機 |
| CN101677952B (zh) * | 2007-05-18 | 2012-12-05 | 杜雷科特公司 | 改进的贮库制剂 |
| EP2152315B1 (en) | 2007-05-25 | 2016-01-06 | Indivior UK Limited | Sustained delivery formulations of risperidone compounds |
| WO2009060473A2 (en) * | 2007-11-06 | 2009-05-14 | Panacea Biotec Limited | Injectable compositions, processes and uses thereof |
| US8629172B2 (en) * | 2008-04-18 | 2014-01-14 | Warsaw Orthopedic, Inc. | Methods and compositions for treating post-operative pain comprising clonidine |
| US10335366B2 (en) | 2010-05-31 | 2019-07-02 | Laboratorios Farmacéuticos Rovi, S.A. | Risperidone or paliperidone implant formulation |
| EP2394664B1 (en) | 2010-05-31 | 2016-06-01 | Laboratorios Farmaceuticos Rovi, S.A. | Antipsychotic injectable depot composition |
| ES2390439B1 (es) | 2012-08-03 | 2013-09-27 | Laboratorios Farmacéuticos Rovi, S.A. | Composición inyectable |
| US10285936B2 (en) | 2010-05-31 | 2019-05-14 | Laboratorios Farmacéuticos Rovi, S.A. | Injectable composition with aromatase inhibitor |
| US10350159B2 (en) | 2010-05-31 | 2019-07-16 | Laboratories Farmacéuticos Rovi, S.A. | Paliperidone implant formulation |
| EP2529756B1 (en) | 2011-05-31 | 2021-05-19 | Laboratorios Farmaceuticos Rovi, S.A. | Risperidone and/or Paliperidone implant formulation |
| SI2394663T1 (sl) | 2010-05-31 | 2022-02-28 | Laboratorios Farmaceuticos Rovi, S.A. | Sestave za injicirane biološko razgradljive vsadke in situ |
| SI2529757T1 (sl) | 2011-05-31 | 2014-05-30 | Laboratorios Farmaceuticos Rovi, S.A. | Formulacija paliperidon implantata |
-
2010
- 2010-05-31 SI SI201032097T patent/SI2394663T1/sl unknown
- 2010-05-31 PL PL10382153T patent/PL2394663T3/pl unknown
- 2010-05-31 HU HUE10382153A patent/HUE057236T2/hu unknown
- 2010-05-31 EP EP10382153.4A patent/EP2394663B1/en active Active
- 2010-05-31 SM SM20210679T patent/SMT202100679T1/it unknown
- 2010-05-31 LT LTEP10382153.4T patent/LT2394663T/lt unknown
- 2010-05-31 ES ES10382153T patent/ES2897976T3/es active Active
- 2010-05-31 HR HRP20211853TT patent/HRP20211853T1/hr unknown
- 2010-05-31 PT PT103821534T patent/PT2394663T/pt unknown
-
2011
- 2011-05-31 DK DK11723441.9T patent/DK2582395T3/da active
- 2011-05-31 PL PL11723441.9T patent/PL2582395T3/pl unknown
- 2011-05-31 JP JP2013512880A patent/JP5923493B2/ja active Active
- 2011-05-31 ES ES11723441T patent/ES2950857T3/es active Active
- 2011-05-31 FI FIEP11723441.9T patent/FI2582395T3/fi active
- 2011-05-31 HR HRP20230890TT patent/HRP20230890T1/hr unknown
- 2011-05-31 EP EP11723441.9A patent/EP2582395B1/en active Active
- 2011-05-31 WO PCT/EP2011/059001 patent/WO2011151356A2/en not_active Ceased
- 2011-05-31 HU HUE11723441A patent/HUE063623T2/hu unknown
- 2011-05-31 CA CA2800641A patent/CA2800641C/en active Active
- 2011-05-31 PT PT117234419T patent/PT2582395T/pt unknown
- 2011-05-31 EA EA201201570A patent/EA024211B1/ru unknown
- 2011-05-31 CN CN2011800265312A patent/CN102933234A/zh active Pending
- 2011-05-31 MX MX2012013867A patent/MX346167B/es active IP Right Grant
- 2011-05-31 BR BR112012030707A patent/BR112012030707A2/pt not_active Application Discontinuation
- 2011-05-31 SI SI201132088T patent/SI2582395T1/sl unknown
- 2011-05-31 RS RS20230619A patent/RS64451B1/sr unknown
- 2011-05-31 LT LTEPPCT/EP2011/059001T patent/LT2582395T/lt unknown
- 2011-05-31 SM SM20230241T patent/SMT202300241T1/it unknown
-
2012
- 2012-05-31 HU HUE12170362A patent/HUE054922T2/hu unknown
- 2012-05-31 RS RS20140075A patent/RS53205B/sr unknown
- 2012-11-30 US US13/690,707 patent/US10058504B2/en active Active
- 2012-12-11 ZA ZA2012/09394A patent/ZA201209394B/en unknown
-
2018
- 2018-07-11 US US16/032,270 patent/US10195138B2/en active Active
-
2021
- 2021-11-29 CY CY20211101041T patent/CY1124783T1/el unknown
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2897976T3 (es) | Composiciones para implantes in situ biodegradables inyectables | |
| ES2592527T3 (es) | Composición inyectable antipsicótica de liberación controlada | |
| US11752092B2 (en) | Methods for the preparation of injectable depot compositions | |
| ES2385384T3 (es) | Formulación de fármaco de moléculas pequeñas de liberación prolongada | |
| ES3064200T3 (en) | Risperidone implant formulation | |
| JP2013527213A5 (es) | ||
| OA16256A (en) | Antipsychotic injectable depot composition. |