ES2951918T3 - Composición farmacéutica para suministro de un péptido - Google Patents
Composición farmacéutica para suministro de un péptido Download PDFInfo
- Publication number
- ES2951918T3 ES2951918T3 ES18849471T ES18849471T ES2951918T3 ES 2951918 T3 ES2951918 T3 ES 2951918T3 ES 18849471 T ES18849471 T ES 18849471T ES 18849471 T ES18849471 T ES 18849471T ES 2951918 T3 ES2951918 T3 ES 2951918T3
- Authority
- ES
- Spain
- Prior art keywords
- pharmaceutical composition
- combination
- peptide
- insulin
- metal
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/48—Preparations in capsules, e.g. of gelatin, of chocolate
- A61K9/4808—Preparations in capsules, e.g. of gelatin, of chocolate characterised by the form of the capsule or the structure of the filling; Capsules containing small tablets; Capsules with outer layer for immediate drug release
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K33/00—Medicinal preparations containing inorganic active ingredients
- A61K33/24—Heavy metals; Compounds thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/16—Amides, e.g. hydroxamic acids
- A61K31/165—Amides, e.g. hydroxamic acids having aromatic rings, e.g. colchicine, atenolol, progabide
- A61K31/166—Amides, e.g. hydroxamic acids having aromatic rings, e.g. colchicine, atenolol, progabide having the carbon of a carboxamide group directly attached to the aromatic ring, e.g. procainamide, procarbazine, metoclopramide, labetalol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/185—Acids; Anhydrides, halides or salts thereof, e.g. sulfur acids, imidic, hydrazonic or hydroximic acids
- A61K31/19—Carboxylic acids, e.g. valproic acid
- A61K31/195—Carboxylic acids, e.g. valproic acid having an amino group
- A61K31/197—Carboxylic acids, e.g. valproic acid having an amino group the amino and the carboxyl groups being attached to the same acyclic carbon chain, e.g. gamma-aminobutyric acid [GABA], beta-alanine, epsilon-aminocaproic acid or pantothenic acid
- A61K31/198—Alpha-amino acids, e.g. alanine or edetic acid [EDTA]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/335—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin
- A61K31/365—Lactones
- A61K31/375—Ascorbic acid, i.e. vitamin C; Salts thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
- A61K31/52—Purines, e.g. adenine
- A61K31/522—Purines, e.g. adenine having oxo groups directly attached to the heterocyclic ring, e.g. hypoxanthine, guanine, acyclovir
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/555—Heterocyclic compounds containing heavy metals, e.g. hemin, hematin, melarsoprol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K33/00—Medicinal preparations containing inorganic active ingredients
- A61K33/24—Heavy metals; Compounds thereof
- A61K33/32—Manganese; Compounds thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/16—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- A61K38/17—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- A61K38/22—Hormones
- A61K38/25—Growth hormone-releasing factor [GH-RF], i.e. somatoliberin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/16—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- A61K38/17—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- A61K38/22—Hormones
- A61K38/26—Glucagons
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/16—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- A61K38/17—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- A61K38/22—Hormones
- A61K38/28—Insulins
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/16—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- A61K38/17—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- A61K38/22—Hormones
- A61K38/29—Parathyroid hormone, i.e. parathormone; Parathyroid hormone-related peptides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/16—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- A61K38/17—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- A61K38/22—Hormones
- A61K38/31—Somatostatins
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/02—Inorganic compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/16—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing nitrogen, e.g. nitro-, nitroso-, azo-compounds, nitriles, cyanates
- A61K47/18—Amines; Amides; Ureas; Quaternary ammonium compounds; Amino acids; Oligopeptides having up to five amino acids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/20—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing sulfur, e.g. dimethyl sulfoxide [DMSO], docusate, sodium lauryl sulfate or aminosulfonic acids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/22—Heterocyclic compounds, e.g. ascorbic acid, tocopherol or pyrrolidones
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/26—Carbohydrates, e.g. sugar alcohols, amino sugars, nucleic acids, mono-, di- or oligo-saccharides; Derivatives thereof, e.g. polysorbates, sorbitan fatty acid esters or glycyrrhizin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K2300/00—Mixtures or combinations of active ingredients, wherein at least one active ingredient is fully defined in groups A61K31/00 - A61K41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
Landscapes
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Engineering & Computer Science (AREA)
- Endocrinology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Immunology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Gastroenterology & Hepatology (AREA)
- Zoology (AREA)
- General Chemical & Material Sciences (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- Inorganic Chemistry (AREA)
- Diabetes (AREA)
- Biochemistry (AREA)
- Molecular Biology (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Medicinal Preparation (AREA)
Abstract
La presente invención se refiere a una composición farmacéutica que incluye: una cantidad farmacéuticamente eficaz de al menos un péptido; y una cantidad farmacéuticamente aceptable de una combinación de: (a) al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo; y (b) al menos un agente reductor, en donde, al menos un metal se selecciona de cualquiera o una combinación de: vanadio, cromo y manganeso, y en donde la combinación de (a) al menos un metal en forma de cualquiera o un la combinación de una sal y un complejo y (b) al menos un agente reductor proporciona protección, al menos en parte, al al menos un péptido contra la degradación proteolítica tras su ingestión. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Composición farmacéutica para suministro de un péptido
Campo técnico
La presente divulgación se refiere generalmente al campo de los agentes farmacéuticos. Más específicamente, la presente invención se refiere a una composición farmacéutica que incluye un péptido en combinación con una sal/complejo metálico y un agente reductor para brindar protección, al menos en parte, al péptido frente a la degradación proteolítica tras la ingestión del mismo.
Antecedentes
La descripción de los antecedentes incluye información que puede ser útil para comprender la presente invención. No se admite que la información proporcionada en el presente documento sea técnica anterior o relevante para la invención reivindicada actualmente, o que cualquier publicación a la que se haga referencia de forma específica o implícita sea técnica anterior.
Las proteínas y los polipéptidos se usan como uno o más agentes terapéuticos, uno o más agentes de diagnóstico y similares desde hace mucho tiempo, e incluso hoy en día su número crece rápidamente. Sin embargo, todavía no se ha descubierto todo su potencial, ya que su aplicación se limita únicamente a la inyección parenteral.
La vía oral es una vía sencilla, conveniente y la más preferida para la administración de un agente terapéutico. Sin embargo, la degradación de los péptidos en el tubo gastrointestinal impide su absorción como una entidad intacta. Por lo tanto, la degradación enzimática en el tubo gastrointestinal y la escasa permeabilidad a través de las células epiteliales son las principales razones de su baja biodisponibilidad oral.
Se han propuesto diferentes enfoques durante un período de tiempo para mejorar la biodisponibilidad oral de dichas proteínas y polipéptidos, tales como el uso de una miríada de potenciadores de la absorción e inhibidores de proteasa como el inhibidor de tripsina de soja, aprotinina, inhibidor de bowman birk, bacitracina, mesilato de camostat y amastatina (Renukuntla J et al., Int J Pharm. 2013, 447, 75-93 y Solicitud de EE.UU. US20070087957A1). Sin embargo, ninguno de estos inhibidores de proteasa tuvo éxito como aditivo en la aplicación del suministro de fármacos polipeptídicos a escala comercial, ya que son tóxicos y pueden presentar varios efectos secundarios.
Algunos ejemplos de inhibidores de proteasa utilizados para el suministro de péptidos son los siguientes: a) Soja (inhibidor de tripsina): es uno de los alérgenos ampliamente aceptados y el número de personas que padecen por la soja ha aumentado constantemente desde la década de 1980, lo que limita su utilización (Moroz LA et al., N Engl J Med. 1980, 302, 1126-8; Foucard T et al., Allergy, 1999, 54, 261-5; Ramesh S, Clin Rev Allergy Immunol. 2008, 34, 217-30). Provoca reacciones alérgicas inmediatas tales como tos, estornudos, secreción nasal, urticaria, diarrea, hinchazón facial, dificultad para respirar, lengua hinchada, dificultad para tragar, presión arterial baja, transpiración excesiva, desmayos, choque anafiláctico e incluso la muerte, b) Bowman (inhibidor de birk): Es un derivado de la soja con alta biodisponibilidad oral incluso en ausencia de un potenciador de la absorción, sin embargo, se informa que ejerce una inhibición sistémica de la proteasa no deseada (inhibición sistémica de las serina proteasas tales como plasmina, lo que puede aumentar el riesgo de trombosis) después de la ingesta oral. Además, Bowman también puede dar como resultado la formación de anticuerpos contra sí mismo (Wan XS et al., Nutr Cancer, 2002, 43, 167-73), c) Aprotinina: Se sabe que causa anafilaxia a razón de 1:200 en su primer uso (Mahdy AM et al., 2004, 93, 842-58), y también se informa que está asociado con un riesgo de insuficiencia renal aguda, infarto de miocardio, insuficiencia cardíaca, accidente cerebrovascular y encefalopatía en un paciente que padezca un trastorno cardíaco/cirugía (Mangano DT et al., N Engl J Med, 2006, 354, 353-65).
Dado que estos inhibidores de proteasa están asociados con riesgos potenciales para la salud, se acepta comúnmente que debe evitarse la utilización de estos inhibidores de proteasa. Además de enfrentar estas limitaciones, están asociados con un alto coste de fabricación, heterogeneidad, obstáculos reguladores, desafíos para lograr la inhibición selectiva y el requisito de altas dosis para una actividad eficaz (Renukuntla J et al., Int J Pharm. 2013, 447) haciendo inviable su utilización. Otros inhibidores de la proteasa tales como bacitracina (actividad antibiótica), mesilato de camostat (eficaz en el tratamiento de la pancreatitis) o amastatina (actividad antibacteriana) también se asocian con efectos secundarios similares (Renukuntla J et al., Int J Pharm 2013, 447, 75-93 y publicación de EE.UU. US20070087957A1).
La patente europea EP3006045B1 desvela una combinación de elementos traza tales como cobre o cinc con un agente reductor farmacéuticamente aceptable, opcionalmente en combinación con un potenciador de la absorción mucosal que da como resultado una biodisponibilidad oral sorprendentemente alta y ventajosa de diferentes fármacos peptídicos o proteicos. Sin embargo, el cobre y el cinc están asociados con muchas rutas metabólicas en los mamíferos y, por lo tanto, la utilización de los mismos para una terapia a largo plazo puede dar lugar a interacciones negativas.
Por lo tanto, existe la necesidad en la técnica de desarrollar composiciones farmacéuticas sencillas, seguras, eficientes
y rentables que puedan suministrar un péptido mientras brindan protección, al menos en parte, a los péptidos frente a la degradación proteolítica tras la ingestión de los mismos. La presente divulgación satisface las necesidades existentes, así como otras, y alivia las deficiencias de las composiciones farmacéuticas y técnicas de suministro tradicionales.
El documento CN 103861086 describe un método de preparación para un compuesto de arabinosa peptídica de calabaza amarga que consiste en los siguientes componentes en partes en peso: 8-15 partes de polipéptidos de calabaza amarga, 15-25 partes de L-arabinosa, 0,1-0,3 partes de levadura enriquecida con cromo, 25-35 partes de inulina, 5-15 partes de fitosterol, 10-15 partes de D-manitol, 10-20 partes de celulosa microcristalina, 0,5-1 partes de estearato de magnesio y 2-5 partes de hidroxipropilmetilcelulosa.
El documento US 2006/252686 describe composiciones y métodos para usar las mismas para el tratamiento de la diabetes y otros trastornos del metabolismo de la glucosa. Dichas composiciones pueden incluir un agente antidiabético y una o más fuentes biodisponibles de cromo y vanadio.
El documento WO 2016/055550 describe una composición farmacéutica que comprende: un fármaco peptídico o proteico que tiene un peso molecular igual o inferior a aproximadamente 50 kDa; una sal/complejo de cobre farmacéuticamente aceptable y/o una sal/complejo de cinc farmacéuticamente aceptable; y un agente reductor farmacéuticamente aceptable.
El documento EP 1800675 describe composiciones nutracéuticas y farmacéuticas que pueden mejorar la composición de la membrana y el funcionamiento de las células y, a través de esto, el funcionamiento celular general.
Objetos de la invención
Un objeto de la presente divulgación es proporcionar una composición farmacéutica que pueda superar las deficiencias asociadas con las composiciones informadas de la técnica anterior.
Otro objeto de la presente divulgación es proporcionar una composición farmacéutica para el suministro eficaz de un péptido.
Otro objeto de la presente divulgación es proporcionar una composición farmacéutica para el suministro oral de un péptido.
Otro objeto de la presente divulgación es proporcionar una composición farmacéutica que proporcione protección, al menos en parte, al péptido que se va a ingerir frente a la degradación proteolítica.
Otro objeto de la presente divulgación es proporcionar una composición farmacéutica que aumente la biodisponibilidad oral del péptido.
Otro objeto de la presente divulgación es proporcionar una composición farmacéutica que sea segura.
Otro objeto de la presente divulgación es proporcionar una composición farmacéutica que sea rentable de fabricar.
Otro objeto de la presente divulgación es proporcionar una composición farmacéutica que sea fácil de preparar.
Otro objeto de la presente divulgación es proporcionar una composición farmacéutica que presente una larga vida útil.
Sumario
La presente divulgación se refiere generalmente al campo de los agentes farmacéuticos. Más específicamente, la presente invención se refiere a una composición farmacéutica que incluye un péptido en combinación con una sal/complejo metálico y un agente reductor para brindar protección, al menos en parte, al péptido frente a la degradación proteolítica tras la ingestión del mismo.
La presente divulgación proporciona una composición farmacéutica que comprende: una cantidad farmacéuticamente eficaz de al menos un péptido; y una cantidad farmacéuticamente aceptable de una combinación de: (a) al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo; y (b) al menos un agente reductor, en donde, el al menos un metal se selecciona de cualquiera de, o una combinación de: óxido de vanadio (V), vanadato de sodio, sulfato de vanadio, sulfato de vanadilo, biguanida de vanadio, bis(maltolato) de oxovanadio (IV), acetato de vanadio, picolinato de vanadilo, citrato de vanadilo, picolinato de cromo, polinicotinato de cromo, nicotinato de cromo, cloruro de cromo, acetato de cromo, gluconato de manganeso, sulfato de manganeso, permanganato de potasio y cloruro de manganeso. Dicha combinación de (a) al menos un metal en forma de cualquiera o una combinación de una sal y un complejo y (b) al menos un agente reductor proporciona protección, al menos en parte, al menos a un péptido frente a la degradación proteolítica tras la ingestión del mismo.
En una realización, el al menos un metal es vanadio y en donde la composición farmacéutica incluye cualquiera o una combinación de la sal de vanadio y el complejo de vanadio en una cantidad que varía de aproximadamente 0,01 mg a aproximadamente 15 mg por dosis unitaria. En una realización, cualquiera de la sal de vanadio y el complejo de vanadio se selecciona independientemente de un grupo que incluye: óxido de vanadio (V), vanadato de sodio, sulfato
de vanadio, sulfato de vanadilo, biguanida de vanadio, bis(maltolato) de oxovanadio (IV), acetato de vanadio, picolinato de vanadilo y citrato de vanadilo. En una realización, el al menos un metal es cromo y en donde la composición farmacéutica incluye cualquiera o una combinación de la sal de cromo y el complejo de cromo en una cantidad que varía de aproximadamente 0,02 mg a aproximadamente 0,5 mg por dosis unitaria. En una realización, cualquiera de la sal de cromo y el complejo de cromo se selecciona independientemente de un grupo que incluye: picolinato de cromo, polinicotinato de cromo, nicotinato de cromo, cloruro de cromo y acetato de cromo. En una realización, el al menos un metal es manganeso y en donde la composición farmacéutica incluye cualquiera o una combinación de la sal de manganeso y el complejo de manganeso en una cantidad que varía de aproximadamente 0,1 mg a aproximadamente 10 mg por dosis unitaria. En una realización, cualquiera de la sal de manganeso y el complejo de manganeso se selecciona independientemente de un grupo que incluye: gluconato de manganeso, sulfato de manganeso, permanganato de potasio y cloruro de manganeso.
En una realización, el al menos un péptido tiene un peso molecular igual o inferior a 60 kDa. En una realización, el al menos un péptido se selecciona de un grupo que incluye: insulina, un análogo de insulina, insulina lispro, insulina PEGlispro, insulina aspart, insulina glulisina, insulina glargina, insulina detemir, insulina NPH, insulina degludec, insulina humana B29K(N(£)hexadecanodioil-Y-L-Glu) A14E B25H desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu-OEG-OEG) desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu) A14E B25H desB30, insulina humana B29K(N(£)eicosanodioil-Y-L-Glu) A14E B2 5 H desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu-OEG-OEG) A14E B25H desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B25H desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B16H B25H desB30, insulina humana B29K(N(£)hexadecanodioil-Y-L-Glu) A14E B i 6h B25H desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B16H B25H desB30, insulina humana B29K(N(£)octadecanodioil) A14E b25H desB30, GLP-1, un análogo de GLP-1, un análogo de GLP-1 acilado, un análogo de GLP-1 diacilado, semaglutida, liraglutida, exenatida, lixizenatida, un agonista dual del receptor GLP-1 y el receptor de glucagón, amilina, un análogo de amilina, pramlintida, un análogo de somatostatina, octreotida, lanreotida, pasireotida, goserrelina, buserrelina, leptina, un análogo de leptina, metreleptina, péptido YY, un análogo del péptido YY, glatiramer, leuprolida, teriparatida, abaloparatida, tetracosactida, corticorelina, etelcalcetida, elcatonina, desmopresina, hormona del crecimiento humano, un análogo de la hormona del crecimiento humano, un antibiótico glucopeptídico, un antibiótico peptídico no ribosómico cíclico o policíclico glucosilado, vancomicina, teicoplanina, telavancina, bleomicina, ramoplanina, decaplanina, bortezomib, cosintropina, gonadotropina coriónica, menotropina, sermorelina, hormona liberadora de hormona luteinizante, somatropina, calcitonina, calcitonina de salmón, pentagastrina, oxitocina, neseritida, anakinra, enfuvirtida, pegvisomant, dornasa alfa, lepirudina, anidulafungina, eptifibatida, interferón alfacón-1, interferón alfa-2a, interferón alfa-2b, interferón beta-1a, interferón beta-1 b, interferón gamma-1 b, peginterferón alfa-2a, peginterferón alfa-2b, peginterferón beta-1a, fibrinolisina, vasopresina, aldesleucina, epoyetina alfa, darbepoyetina alfa, epoyetina beta, epoyetina delta, epoyetina omega, epoyetina zeta, filgrastim, interleucina-11, ciclosporina, glucagón, urocinasa, viomicina, hormona liberadora de tirotropina, leucina-encefalina, metioninaencefalina, sustancia P, hormona adrenocorticotrópica, hormona paratiroidea y sales farmacéuticamente aceptables de los mismos.
En una realización, el al menos un péptido y el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo están presentes en una forma físicamente separada en la composición farmacéutica. En una realización, el al menos un péptido y el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo están presentes en compartimentos separados. En una realización, la composición farmacéutica está presente en forma de cualquiera de cápsula en cápsula y comprimido en cápsula.
En una realización, el al menos un agente reductor se selecciona de cualquiera o una combinación de ácido ascórbico, glutatión reducido, cisteína, ácido úrico, azúcar reductor, gliceraldehído, a-tocoferol, vitamina A, ácido a-lipoico, ácido dihidro-a-lipoico, glucosa, galactosa, lactosa, maltosa, compuesto que contiene tiol, un tiómero y sales farmacéuticamente aceptables de los mismos. En una realización, la composición farmacéutica incluye al menos un agente reductor en una cantidad que varía de aproximadamente 1 mg a aproximadamente 1000 mg por dosis unitaria.
En una realización, la composición farmacéutica incluye además al menos un potenciador de la absorción o la permeación y en donde al menos un potenciador de la absorción o la permeación está presente en una cantidad que varía de aproximadamente 10 mg a aproximadamente 1000 mg por dosis unitaria. En una realización, la composición farmacéutica se formula como una forma farmacéutica oral sólida y una forma farmacéutica oral líquida, con la condición de que cuando dicha composición farmacéutica se formule como una forma farmacéutica oral líquida, la composición farmacéutica incluya agua en una cantidad inferior a aproximadamente el 5 % v/v.
Diversos objetos, características, aspectos y ventajas de la materia objeto de la invención se harán más evidentes a partir de la siguiente descripción detallada de las realizaciones preferidas, junto con las figuras de los dibujos adjuntos en las que números iguales representan componentes similares.
Breve descripción de los dibujos
La figura 1 ilustra un gráfico que representa el perfil de conc. frente al tiempo de la insulina glargina (mU/l) de diferentes
formulaciones, de acuerdo con una realización de la presente divulgación.
Descripción detallada
La siguiente es una descripción detallada de realizaciones de la divulgación representada en los dibujos adjuntos. Las realizaciones son tan detalladas como para comunicar claramente la divulgación. Sin embargo, la cantidad de detalles ofrecidos no pretende limitar las variaciones esperadas de realizaciones; por el contrario, la intención es cubrir todas las modificaciones, equivalentes y alternativas que están dentro del espíritu y alcance de la presente divulgación como se define en las reivindicaciones adjuntas.
Cada una de las reivindicaciones adjuntas define una invención diferente, que a efectos de infracción se reconoce que incluye equivalentes a los diversos elementos o limitaciones especificados en las reivindicaciones. Dependiendo del contexto, todas las referencias a continuación a la "invención" pueden referirse, en algunos casos, únicamente a determinadas realizaciones específicas. En otros casos, se reconocerá que las referencias a la "invención" se referirán a la materia objeto mencionada en una o más, pero no necesariamente todas, las reivindicaciones.
Como se usa en la descripción del presente documento y en todas las reivindicaciones a continuación, el significado de "un", "una" y "el/la" incluye una referencia en plural a menos que el contexto indique claramente lo contrario. Además, como se usa en la descripción del presente documento, el significado de "en" incluye "en" y "sobre" a menos que el contexto dicte claramente lo contrario.
Todos los métodos descritos en el presente documento se pueden realizar en cualquier orden adecuado a menos que se indique lo contrario en el presente documento o que el contexto lo contradiga claramente. El uso de todos y cada uno de los ejemplos, o un lenguaje ilustrativo (por ejemplo, "tal como") proporcionado en el presente documento con respecto a determinadas realizaciones, está destinado meramente a ilustrar mejor la invención y no tienen ninguna limitación sobre el alcance de la invención por lo demás reivindicada. Ninguna expresión en la memoria descriptiva ha de interpretarse como una indicación de que cualquier elemento no reivindicado sea esencial para la práctica de la invención.
A continuación se muestran diversos términos como se usan en el presente documento. En la medida en que un término usado en una reivindicación no se defina a continuación, se le debe dar la definición más amplia que las personas en la técnica pertinente hayan dado a ese término tal como se refleja en las publicaciones impresas y las patentes concedidas en el momento de la presentación.
La presente divulgación se refiere generalmente al campo de los agentes farmacéuticos. Más específicamente, la presente invención se refiere a una composición farmacéutica que incluye un péptido en combinación con una sal/complejo metálico y un agente reductor para brindar protección, al menos en parte, al péptido frente a la degradación proteolítica tras la ingestión del mismo.
Las serina proteasas se encuentran de forma ubicua en eucariotas y escinden enlaces peptídicos en los que la tríada catalítica principal es serina, histidina y ácido aspártico. Las serina proteasas especificadas en la presente invención incluyen tripsina, quimotripsina, carboxipeptidasa B y aminopeptidasa M, que son responsables de las funciones fisiológicas corporales, específicamente la digestión (degradación proteolítica), es decir, la hidrolización de enlaces peptídicos y aminoácidos. La presente divulgación tiene como objetivo proporcionar una o más composiciones farmacéuticas que incluyan un péptido en combinación con una sal/complejo metálico y un agente reductor para brindar protección, al menos en parte, al péptido frente a la degradación proteolítica tras la ingestión del mismo.
Por consiguiente, un aspecto de la presente divulgación proporciona una composición farmacéutica que incluye: una cantidad farmacéuticamente eficaz de al menos un péptido; y una cantidad farmacéuticamente aceptable de una combinación de: (a) al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo; y (b) al menos un agente reductor, en donde, el al menos un metal se selecciona de cualquiera o una combinación de: óxido de vanadio (V), vanadato de sodio, sulfato de vanadio, sulfato de vanadilo, biguanida de vanadio, bis(maltolato) de oxovanadio (IV), acetato de vanadio, picolinato de vanadilo, citrato de vanadilo, picolinato de cromo, polinicotinato de cromo, nicotinato de cromo, cloruro de cromo, acetato de cromo, gluconato de manganeso, sulfato de manganeso, permanganato de potasio y cloruro de manganeso, y en donde la combinación de (a) al menos un metal en forma de cualquiera o una combinación de una sal y un complejo y (b) al menos un agente reductor brinda protección, al menos en parte, al menos a un péptido frente a la degradación proteolítica tras la ingestión del mismo.
En una realización, el al menos un metal es vanadio y en donde la composición farmacéutica incluye cualquiera o una combinación de la sal de vanadio y el complejo de vanadio en una cantidad que varía de aproximadamente 0,01 mg a aproximadamente 5 mg por dosis unitaria. En una realización, cualquiera de la sal de vanadio y el complejo de vanadio se selecciona independientemente de un grupo que incluye: óxido de vanadio (V), vanadato de sodio, sulfato de vanadio, sulfato de vanadilo, biguanida de vanadio, bis(maltolato) de oxovanadio (IV), acetato de vanadio, picolinato de vanadilo y citrato de vanadilo. En una realización, el al menos un metal es cromo y en donde la composición farmacéutica incluye cualquiera o una combinación de la sal de cromo y el complejo de cromo en una cantidad que varía de aproximadamente 0,02 mg a aproximadamente 0,5 mg por dosis unitaria. En una realización, cualquiera de
la sal de cromo y el complejo de cromo se selecciona independientemente de un grupo que incluye: picolinato de cromo, polinicotinato de cromo, nicotinato de cromo, cloruro de cromo y acetato de cromo. En una realización, el al menos un metal es manganeso y en donde la composición farmacéutica incluye cualquiera o una combinación de la sal de manganeso y el complejo de manganeso en una cantidad que varía de aproximadamente 0,1 mg a aproximadamente 10 mg por dosis unitaria. En una realización, cualquiera de la sal de manganeso y el complejo de manganeso se selecciona independientemente de un grupo que incluye: gluconato de manganeso, sulfato de manganeso, permanganato de potasio y cloruro de manganeso.
En una realización, el al menos un péptido tiene un peso molecular igual o inferior a 60 kDa. En una realización, el al menos un péptido se selecciona de un grupo que incluye: insulina, un análogo de insulina, insulina lispro, insulina PEGlispro, insulina aspart, insulina glulisina, insulina glargina, insulina detemir, insulina NPH, insulina degludec, insulina humana B29K(N(£)hexadecanodioil-Y-L-Glu) A14E B25H desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu-OEG-OEG) desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu) A14E B25H desB30, insulina humana B29K(N(£)eicosanodioil-Y-L-Glu) A14E B2 5 H desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu-OEG-OEG) A14E B25H desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B25H desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B16H B25H desB30, insulina humana B29K(N(£)hexadecanodioil-Y-L-Glu) A14E B i 6h B25H desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B16H B25H desB30, insulina humana B29K(N(£)octadecanodioil) A14E b25H desB30, GLP-1, un análogo de GLP-1, un análogo de GLP-1 acilado, un análogo de GLP-1 diacilado, semaglutida, liraglutida, exenatida, lixizenatida, un agonista dual del receptor GLP-1 y el receptor de glucagón, amilina, un análogo de amilina, pramlintida, un análogo de somatostatina, octreotida, lanreotida, pasireotida, goserrelina, buserrelina, leptina, un análogo de leptina, metreleptina, péptido YY, un análogo del péptido YY, glatiramer, leuprolida, teriparatida, abaloparatida, tetracosactida, corticorelina, etelcalcetida, elcatonina, desmopresina, hormona del crecimiento humano, un análogo de la hormona del crecimiento humano, un antibiótico glucopeptídico, un antibiótico peptídico no ribosómico cíclico o policíclico glucosilado, vancomicina, teicoplanina, telavancina, bleomicina, ramoplanina, decaplanina, bortezomib, cosintropina, gonadotropina coriónica, menotropina, sermorelina, hormona liberadora de hormona luteinizante, somatropina, calcitonina, calcitonina de salmón, pentagastrina, oxitocina, neseritida, anakinra, enfuvirtida, pegvisomant, dornasa alfa, lepirudina, anidulafungina, eptifibatida, interferón alfacón-1, interferón alfa-2a, interferón alfa-2b, interferón beta-1a, interferón beta-1 b, interferón gamma-1 b, peginterferón alfa-2a, peginterferón alfa-2b, peginterferón beta-1a, fibrinolisina, vasopresina, aldesleucina, epoyetina alfa, darbepoyetina alfa, epoyetina beta, epoyetina delta, epoyetina omega, epoyetina zeta, filgrastim, interleucina-11, ciclosporina, glucagón, urocinasa, viomicina, hormona liberadora de tirotropina, leucina-encefalina, metioninaencefalina, sustancia P, hormona adrenocorticotrópica, hormona paratiroidea y sales farmacéuticamente aceptables de los mismos.
En una realización, el al menos un péptido y el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo están presentes en una forma físicamente separada en la composición farmacéutica. En una realización, el al menos un péptido y el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo están presentes en compartimentos separados. En una realización, la composición farmacéutica está presente en forma de cualquiera de cápsula en cápsula y comprimido en cápsula.
En una realización, el al menos un agente reductor se selecciona de cualquiera o una combinación de ácido ascórbico, glutatión reducido, cisteína, ácido úrico, azúcar reductor, gliceraldehído, a-tocoferol, vitamina A, ácido a-lipoico, ácido dihidro-a-lipoico, glucosa, galactosa, lactosa, maltosa, compuesto que contiene tiol, un tiómero y sales farmacéuticamente aceptables de los mismos. En una realización, la composición farmacéutica incluye al menos un agente reductor en una cantidad que varía de aproximadamente 1 mg a aproximadamente 1000 mg por dosis unitaria.
En una realización, la composición farmacéutica incluye además al menos un potenciador de la absorción o la permeación y en donde al menos un potenciador de la absorción o la permeación está presente en una cantidad que varía de aproximadamente 10 mg a aproximadamente 1000 mg por dosis unitaria. En una realización, la composición farmacéutica se formula como una forma farmacéutica oral sólida y una forma farmacéutica oral líquida, con la condición de que cuando dicha composición farmacéutica se formule como una forma farmacéutica oral líquida, la composición farmacéutica incluya agua en una cantidad inferior a aproximadamente el 5 % v/v.
En una realización, el péptido es cualquier péptido o proteína que sea adecuado para usarse como agente terapéutico o de diagnóstico. En una realización, el péptido es un péptido lineal o un péptido cíclico. En una realización, el péptido es un péptido modificado o derivatizado, tal como un péptido PEGilado o un péptido acilado de ácido graso o un péptido acilado de diácido graso y similares. Los péptidos pueden estar libres de residuos de histidina y/o libres de residuos de cisteína. Generalmente, se prefiere que el péptido sea soluble en agua, particularmente a pH neutro (es decir, aproximadamente a pH 7) y tenga al menos un sitio de escisión de serina proteasa, es decir, el péptido comprende uno o más residuos de aminoácidos susceptibles o propensos a la escisión por una serina proteasa (particularmente una serina proteasa intestinal, tal como tripsina, quimotripsina, aminopeptidasa, carboxipeptidasa, elastasa y/o dipeptidil-4-peptidasa) y similares.
En una realización, el péptido se selecciona de cualquiera o una combinación de insulina (preferentemente insulina
humana), un análogo de insulina tal como, pero sin limitación, un análogo de insulina basal de acción prolongada, un análogo de insulina basal de acción prolongada estabilizado con proteasa, insulina lispro, insulina PEGlispro, el derivado de insulina como A14E, B25h , B29K(N(eps)octadecanodioil-gGlu-OEG-OEG), insulina humana desB30, insulina aspart, insulina glulisina, insulina glargina, insulina detemir, insulina NPH, insulina degludec, y los análogos/derivados de insulina descritos en la solicitud de EE.UU. número US20140056953A1, GLP-1, un análogo de GLP-1 (análogo de GLP-1 acilado o un análogo de GLP-1 diacilado), semaglutida, liraglutida, exenatida, lixizenatida, un agonista dual del receptor GLP-1 y el receptor de glucagón, amilina, un análogo de amilina, pramlintida, un análogo de somatostatina (octreotida, lanreotida o pasireotida), goserrelina (acetato de goserrelina), buserrelina, leptina, un análogo de leptina (metreleptina), péptido YY (PYY), un análogo de PYY, glatiramer (acetato de glatiramer), leuprolida, teriparatida, abaloparatida, tetracosactida, corticorelina, etelcalcetida, elcatonina, desmopresina, hormona de crecimiento humano (hGH), un análogo de la hormona del crecimiento humano, un antibiótico glucopeptídico (péptido no ribosómico glucosilado cíclico o policíclico tal como vancomicina, teicoplanina, telavancina, bleomicina, ramoplanina o decaplanina), bortezomib, cosintropina, gonadotropina coriónica, menotropina, sermorelina, hormona liberadora de hormona luteinizante (LHRH, también conocida como hormona liberadora de gonadotropina), somatropina, calcitonina (calcitonina-salmón), pentagastrina, oxitocina, neseritida, anakinra, enfuvirtida, pegvisomant, dornasa alfa, lepirudina, anidulafungina, eptifibatida, interferón alfacón-1, interferón alfa-2a, interferón alfa-2b, interferón beta-1a, interferón beta-1b, interferón gamma-1b, peginterferón alfa-2a (interferón pegilado alfa-2a), peginterferón alfa-2b (interferón pegilado alfa-2b), peginterferón beta-1a (interferón pegilado beta-1a), fibrinolisina, vasopresina, aldesleucina, epoyetina alfa, darbepoyetina alfa, epoyetina beta, epoyetina delta, epoyetina omega, epoyetina zeta, filgrastim, interleucina-11, ciclosporina, glucagón, urocinasa, viomicina, hormona liberadora de tirotropina (TRH), leucina-encefalina, metionina-encefalina, sustancia P (CAS n.° 33507-63-0), hormona adrenocorticotrópica (ACTH), hormona paratiroidea (PTH) y sales farmacéuticamente aceptables de los mismos. Sin embargo, cualquier otra molécula peptídica, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, para un sujeto humano, el péptido se selecciona de cualquiera o una combinación de péptidos endógenos tales como insulina o glucagón y similares. En una realización preferida, se usa una isoforma humana del péptido correspondiente que se expresa de forma recombinante o se sintetiza químicamente. Sin embargo, cualquier otro péptido de isoforma humana, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, el péptido es un análogo de insulina. En una realización, el análogo de insulina se selecciona de cualquiera o una combinación de insulina Detemir, insulina glargina, insulina degludec y otros análogos de insulina procedentes de seres humanos, cerdos, peces. Sin embargo, cualquier otro análogo/derivado de insulina, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, se puede usar una mezcla de dos o más péptidos. En una realización, se usa una mezcla de insulina humana y un agonista de GLP-1 (por ejemplo, liraglutida, semaglutida, exenatida o lixizenatida). Sin embargo, la mezcla de dos o más péptidos cualesquiera (incluidos los péptidos analizados anteriormente), como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, el al menos un péptido presenta un peso molecular igual o inferior a 60 kDa. En una realización, el al menos un péptido presenta un peso molecular igual o inferior a 40 kDa. En una realización, el al menos un péptido presenta un peso molecular igual o inferior a 30 kDa. En una realización, el al menos un péptido presenta un peso molecular igual o inferior a 20 kDa. En una realización, el al menos un péptido presenta un peso molecular igual o inferior a 10 kDa. En una realización, el al menos un péptido presenta un peso molecular que varía de aproximadamente igual o superior a 300 Da a aproximadamente igual o inferior a 50 kDa. Sin embargo, el péptido con cualquier intervalo de peso molecular, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, el peso molecular del al menos un péptido se puede determinar mediante cualquier método tal como espectrometría de masas (espectrometría de masas de ionización por electronebulización (ESI-MS) o espectrometría de masas de ionización/desorción láser asistida por matriz (MALDI-MS)), electroforesis en gel (electroforesis en gel de poliacrilamida con dodecilsulfato de sodio (SDS-PAGE)), métodos hidrodinámicos (cromatografía de filtración en gel o sedimentación en gradiente) o dispersión de luz estática (por ejemplo, dispersión de luz multiángulo (MALS), conocidos o apreciados por un experto en la técnica, para cumplir su fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización preferida, la sal y el complejo de vanadio es vanadio (V). Resulta ventajoso usar sales y complejos de vanadio (V) debido a su buena solubilidad acuosa y mejor estabilidad del estado de oxidación en comparación con las sales y complejos de vanadio (IV). En una realización, las sales y complejos de vanadio son sal y/o complejo de
vanadio (IV), en donde el vanadio forma parte de un anión como vanadato, o parte de un catión como vanadilo.
En una realización, la composición farmacéutica incluye cualquiera o una combinación de la sal de vanadio y el complejo de vanadio en una cantidad que varía de aproximadamente 0,01 mg a aproximadamente 15,0 mg por dosis unitaria.
En una realización, la sal de cromo y el complejo de cromo se seleccionan preferentemente de sal y/o complejo de cromo (III). En una realización, la sal de cromo y el complejo de cromo se seleccionan de picolinato de cromo, polinicotinato de cromo, nicotinato de cromo, cloruro de cromo y acetato de cromo.
En una realización, la composición farmacéutica incluye cualquiera o una combinación de la sal de cromo y el complejo de cromo en una cantidad que varía de aproximadamente 0,01 mg a aproximadamente 50 mg por dosis unitaria, preferentemente de aproximadamente 0,02 mg a aproximadamente 0,5 mg por unidad de dosis.
En una realización, la sal de manganeso y el complejo de manganeso se seleccionan más preferentemente de la sal y/o el complejo de manganeso (III). En una realización, las sales y/o complejos de manganeso (III) se seleccionan de cualquiera o una combinación de gluconato de manganeso, sulfato de manganeso y cloruro de manganeso
En una realización, la composición farmacéutica incluye cualquiera o una combinación de la sal de manganeso y el complejo de manganeso en una cantidad que varía de aproximadamente 0,01 mg a aproximadamente 50 mg por dosis unitaria, preferentemente de aproximadamente 0,1 mg a aproximadamente 10 mg por unidad de dosis.
En una realización, las sales y los complejos de vanadio se prefieren a las sales y los complejos de cromo y manganeso ya que las sales y los complejos de vanadio mejoran significativamente la biodisponibilidad oral de los péptidos. En una realización, las sales y los complejos de cromo se prefieren a las sales y los complejos de manganeso. En una realización, el uso de las sales y los complejos de cromo también son ventajosos ya que son menos tóxicos. En una realización, el uso de las sales y los complejos de manganeso es ventajoso sobre las sales de vanadio y cromo ya que las sales y los complejos de manganeso son seguros para los seres humanos incluso en dosis altas.
En una realización, el agente reductor se selecciona de cualquiera o una combinación de ácido ascórbico (preferentemente un ascorbato tal como ascorbato de sodio), glutatión reducido (GSH), cisteína, ácido úrico, un azúcar reductor (un monosacárido reductor, tal como glucosa, gliceraldehído o galactosa, o un disacárido reductor, tal como lactosa o maltosa), manitol, a-tocoferol, vitamina A, ácido a-lipoico, ácido dihidro-a-lipoico (DHLA), un compuesto que contiene tiol, un tiómero (incluye tiómeros Laffleur F et al., Future Med Chem, 2012, 4, 2205-16) y similares. En una realización, se pueden usar mezclas de dos o más agentes reductores, preferentemente, ascorbato y glutatión reducido. Sin embargo, cualquiera o una combinación de uno o más agentes reductores, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, la composición farmacéutica incluye un agente reductor en una cantidad que varía de aproximadamente 1,0 mg a aproximadamente 1000 mg por dosis unitaria, preferentemente de aproximadamente 50 mg a aproximadamente 500 mg por unidad de dosis.
En una realización, la composición farmacéutica incluye además al menos un potenciador de la absorción (o potenciador de la permeación). Debe apreciarse que las expresiones "potenciador de la absorción" y "potenciador de la permeación", como se usan en el presente documento de manera intercambiable y sinónima a lo largo de la presente divulgación, abarcan dentro de su significado, potenciadores de la absorción y potenciadores de la permeación, como se conoce o se aprecia por un experto en la técnica pertinente. En una realización, la administración de al menos un potenciador de la absorción o la permeación mejora o facilita la absorción mucosal del péptido en el tubo gastrointestinal, especialmente, si el péptido tiene un tamaño grande. En una realización, el al menos un potenciador de la absorción o la permeación se selecciona de cualquiera o una combinación de potenciador de la absorción zwitteriónico o un potenciador de la absorción no iónico. En una realización, el al menos un potenciador de la absorción se selecciona de cualquiera o una combinación de alcanoil carnitina C8-20 (preferentemente lauroil carnitina, miristoilcarnitina o palmitoil carnitina; por ejemplo, cloruro de lauroil carnitina, cloruro de miristoil carnitina o cloruro de palmitoil carnitina), ácido salicílico (preferentemente un salicilato, por ejemplo, salicilato de sodio), un derivado de ácido salicílico (tal como ácido 3-metoxisalicílico, ácido 5-metoxisalicílico o ácido homovanílico, un ácido alcanoico C8-20 (preferentemente un alcanoato C8-20, más preferentemente un caprato, un caprilato, un miristato, un palmitato o un estearato, tal como caprato de sodio, caprilato de sodio, miristato de sodio, palmitato de sodio o estearato de sodio), ácido cítrico (preferentemente un citrato tal como citrato de sodio), un aminoácido acilado de ácido graso (cualquiera de los aminoácidos acilados de ácidos grasos desvelados en la solicitud de patente de EE.UU. US20140056953A1, sin limitarse a los mismos, lauroil alaninato de sodio, N-dodecanoil-L-alanina, lauroil asparaginato de sodio, N-dodecanoil-L-asparagina, ácido lauroil aspártico de sodio, ácido N-dodecanoil-L-aspártico, lauroil cistenato de sódico, N-dodecanoil-L-cisteína, ácido lauroil glutámico de sodio, ácido N-dodecanoil-L-glutámico, lauroil glutaminato de sodio, N-dodecanoil-L-glutamina, lauroil glicinato de sodio, N-dodecanoil-L-glicina, lauroil histidinato de sodio, N-dodecanoil-L-histidina, lauroil isoleucinato de sodio, N-dodecanoil-L-isoleucina, lauroil leucinato de sodio, N-dodecanoil-L-leucina, lauroil metioninato de sodio, N-dodecanoil-L-metionina, lauroil fenilalaninato de sodio, Ndodecanoil-L-fenilalanina, lauroil prolinato de sodio, N-dodecanoil-L-prolina, lauroil serinato de sodio, N-dodecanoil-L-serina, lauroil treonato de sodio, N-dodecanoil-L-treonina, lauroil triptofanato de sodio, N-dodecanoil-L-triptófano, lauroil tirosinato de sodio, N-dodecanoil-L-tirosina, lauroil valinato de sodio, N-dodecanoil-L-valina, lauroil sarcosinato de sodio, N-dodecanoil-L-sarcosina, alaninato cáprico de sodio, N-decanoil-L-alanina, asparaginato cáprico de sodio, N-decanoil-L-asparagina, ácido aspártico cáprico de sodio, ácido N-decanoil-L-aspártico, cisteinato cáprico de sodio, N-decanoil-L-cisteína, ácido glutámico cáprico de sodio, ácido N-decanoil-L-glutámico, glutaminato cáprico de sodio, N-decanoil-L-glutamina, glicinato cáprico de sodio, N-decanoil-L-glicina, histidinato cáprico de sodio, N-decanoil-L-histidina, isoleucinato cáprico de sodio, N-decanoil-L-isoleucina, leucinato cáprico de sodio, N-decanoil-L-leucina, metioninato cáprico de sodio, N-decanoil-L-metionina, fenilalaninato cáprico de sodio, N-decanoil-L-fenilalanina, prolinato cáprico de sodio, N-decanoil-L-prolina, serinato cáprico de sodio, N-decanoil-L-serina, treonato cáprico de sodio, N-decanoil-L-treonina, triptofanato cáprico de sodio, N-decanoil-L-triptófano, tirosinato cáprico de sodio, N-decanoil-L-tirosina, valinato cáprico de sodio, N-decanoil-L-valina, sarcosinato cáprico de sodio, N-decanoil-L-sarcosina, oleoil sarcosinato de sodio, N-decil leucina de sodio, estearoil glutamato de sodio (Amisoft HS-11 P), miristoil glutamato de sodio (Amisoft MS-11), lauroil glutamato de sodio (Amisoft LS-11), cocoil glutamato de sodio (Amisoft CS-11), cocoil glicinato de sodio (Amilite GCS-11), N-decil leucina de sodio, cocoil glicina de sodio, cocoil glutamato de sodio, lauroil alaninato de sodio, N-dodecanoil-L-alanina, lauroil asparaginato de sodio, N-dodecanoil-L-asparagina, ácido lauroil aspártico de sodio, ácido N-dodecanoil-L-aspártico, lauroil cisteinato de sodio, N-dodecanoil-L-cisteína, ácido lauroil glutámico de sodio, ácido N-dodecanoil-L-glutámico, lauroil glutaminato de sodio, N-dodecanoil-L-glutamina, lauroil glicinato de sodio, N-dodecanoil-L-glicina, lauroil histidinato de sodio, N-dodecanoil-L-histidina, lauroil isoleucinato de sodio, N-dodecanoil-L-isoleucina, lauroil leucinato de sodio, N-dodecanoil-L-leucina, lauroil metinoninato de sodio, N-dodecanoil-L-metionina, lauroil fenilalaninato de sodio, N-dodecanoil-L-fenilalanina, lauroil prolinato de sodio, N-dodecanoil-L-prolina, lauroil serinato de sodio, N-dodecanoil-L-serina, lauroil treoninato de sodio, N-dodecanoil-L-treonina, lauroil triptofanato de sodio, N-dodecanoil-L-triptofano, lauroil tirosinato de sodio, N-dodecanoil-L-tirosina, lauroil valinato de sodio, N-dodecanoil-L-valina, N-dodecanoil-L-sarcosina, alaninato cáprico de sodio, N-decanoil-L-alanina, asparaginato cáprico de sodio, N-decanoil-L-asparagina, ácido aspártico cáprico de sodio, ácido N-decanoil-L-aspártico, cisteinato cáprico de sodio, N-decanoil-L-cisteína, ácido glutámico cáprico de sodio, ácido N-decanoil-L-glutámico, glutaminato cáprico de sodio, N-decanoil-L-glutamina, glicinato cáprico de sodio, N-decanoil-L-glicina, histidinato cáprico de sodio, N-decanoil-L-histidina, cáprico isoleucinato de sodio, N-decanoil-L-isoleucina, leucinato cáprico de sodio, N-decanoil-L-leucina, metioninato cáprico de sodio, N-decanoil-L-metionina, fenilalaninato cáprico de sodio, N-decanoil-L-fenilalanina, prolinato cáprico de sodio, N-decanoil-L-prolina, serinato cáprico de sodio, N-decanoil-L-serina, treoninato cáprico de sodio, N-decanoil-L-treonina, triptofanato cáprico de sodio, N-decanoil-L-triptófano, tirosinato cáprico de sodio, N-decanoil-L-tirosina, valinato cáprico de sodio, N-decanoil-L-valina, sarcosinato cáprico de sodio, oleoil sarcosinato de sodio y sales farmacéuticamente aceptables de cualquiera de los compuestos mencionados anteriormente tales como sarcosinato alcanoílo C8-20 (un sarcosinato de laurαlo, tal como lauroil sarcosinato de sodio) o uno de los 20 a-aminoácidos proteinogénicos estándar que está acilado con un ácido alcanoico C8-20), un sacárido de alquilo (alquilsacárido C1-20 tal como un alquilpolisacárido C8-10 como Multitrope™ 1620-LQ-(MV), o n-octil-beta-D-glucopiranósido o n-dodecil-beta-D-maltósido), una ciclodextrina (aciclodextrina, p-ciclodextrina, Y-ciclodextrina, metil-p-ciclodextrina, hidroxipropil-p-ciclodextrina o sulfobutiléter pciclodextrina), N-[8-(2-hidroxibenzoil)amino]caprilato de sodio (SNAC), un tiómero (incluye los tiómeros que se desvelan en Laffleur F et al., Future Med Chem. 2012, 4, 2205-16), un compuesto quelante de calcio (ácido etilendiaminotetraacético (EDTA), ácido etilenglicol tetraacético (EGTA), citrato de sodio o ácido poliacrílico), cremophor EL (Kolliphor EL; CAS n.° 61791-12-6), quitosano, N,N,N-trimetilquitosano, cloruro de benzalconio, bestatina, cloruro de cetilpiridinio, bromuro de cetriltrimetilamonio, un alcanol C2-20 (por ejemplo, etanol, decanol, alcohol laurílico, alcohol miristílico o alcohol palmitílico), un alcanol C8-20 (por ejemplo, alcohol oleílico), un ácido alquenoico C8-20 (por ejemplo, ácido oleico), sulfato de dextrano, dietilenglicol monoetil éter (transcutol), 1-dodecilazaciclo-heptan-2-ona (Azone®), caprilato de etilo, monolaurato de glicerilo, lisofosfatidilcolina, mentol, una alquilamina C8-20, una alquenilamina C8-20 (por ejemplo, oleilamina), fosfatidilcolina, un poloxámero, monolaurato de polietilenglicol, polioxietileno, monolaurato de polipropilenglicol, un polisorbato (polisorbato 80), un desoxicolato (desoxicolato de sodio), glicocolato de sodio, glicodesoxicolato de sodio, lauril sulfato de sodio (SDS), un taurocolato (por ejemplo, taurocolato de sodio), un taurodesoxicolato (taurodesoxicolato de sodio), laurato de sacarosa, un sulfóxido (un (alquil C1-10)-(alquil C1-10)-sulfóxido, tal como, decilmetilsulfóxido o dimetilsulfóxido), ciclopentadecalactona, ácido 8-(N-2-hidroxi-5-cloro-benzoil)-amino-caprílico (5-CNAC), propionato de dodecil-2-N,N-dimetilamino (DDAIP), succinato de D-a-tocoferil polietilenglicol-1000 (TPGS), y sales farmacéuticamente aceptables de los compuestos mencionados anteriormente y similares. En una realización, se puede usar una mezcla de cualquiera de dos o más potenciadores de la absorción, incluyendo los potenciadores de la absorción descritos anteriormente. Sin embargo, cualquiera o una combinación de uno o más potenciadores de la absorción, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, la composición farmacéutica incluye opcionalmente un potenciador de la absorción o la permeación en una cantidad que varía de aproximadamente 10 mg a aproximadamente 1000 mg por dosis unitaria, preferentemente de aproximadamente 50 mg a aproximadamente 500 mg por unidad de dosis.
En una realización, la composición farmacéutica está constituida de tal manera que, si la composición farmacéutica se añade a diez mililitros de una solución al 5 % de HCl, neutralizaría el ácido y generaría un pH superior a aproximadamente 6. En una realización, la composición farmacéutica está constituida de tal manera que, si la
composición farmacéutica se añade a diez mililitros de una solución acuosa, generaría intervalos de pH de 6 a 9.
En una realización, la composición farmacéutica incluye: una cantidad farmacéuticamente eficaz de al menos un péptido que presenta un peso molecular igual o inferior a 50 kDa, al menos cualquiera o una combinación de la sal de vanadio y el complejo de vanadio, al menos un agente reductor, y opcionalmente un potenciador de la absorción se administra por vía oral para brindar protección, al menos en parte, al menos a un péptido frente a la degradación proteolítica tras la ingestión.
En una realización, la composición farmacéutica incluye: una cantidad farmacéuticamente eficaz de al menos un péptido que presenta un peso molecular igual o inferior a 50 kDa, al menos cualquiera o una combinación de la sal de cromo y el complejo de cromo, al menos un agente reductor, y opcionalmente un potenciador de la absorción se administra por vía oral para brindar protección, al menos en parte, al menos a un péptido frente a la degradación proteolítica tras la ingestión.
En una realización, la composición farmacéutica incluye: una cantidad farmacéuticamente eficaz de al menos un péptido que presenta un peso molecular igual o inferior a 50 kDa, al menos cualquiera o una combinación de la sal de manganeso y el complejo de manganeso, al menos un agente reductor, y opcionalmente un potenciador de la absorción se administra por vía oral para brindar protección, al menos en parte, al menos a un péptido frente a la degradación proteolítica tras la ingestión.
En una realización, la composición farmacéutica incluye además opcionalmente cualquiera o una combinación de uno o más excipientes farmacéuticamente aceptables, tales como, pero sin limitación, portadores, diluyentes, cargas, disgregantes, agentes lubricantes, aglutinantes, colorantes, pigmentos, estabilizantes, conservantes, antioxidantes y/o potenciadores de la solubilidad. En una realización, la composición farmacéutica, opcionalmente, incluye además uno o más aditivos farmacéuticamente aceptables tales como vitamina E, histidina, celulosa microcristalina (MCC), manitol, almidón, sorbitol y/o lactosa. En una realización, las composiciones farmacéuticas se pueden formular mediante cualquier técnica conocida o apreciada por un experto en la técnica, para cumplir su fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, el al menos un potenciador de la solubilidad se selecciona de cualquiera o una combinación de polietilenglicol), incluyendo poli(etilenglicol) que tiene un peso molecular en el intervalo de aproximadamente 200 a aproximadamente 5.000 Da, etilenglicol, propilenglicol, tensioactivos no iónicos, tiloxapol, polisorbato 80, macrogol-15-hidroxiestearato, fosfolípidos, lecitina, dimiristoil fosfatidilcolina, dipalmitoil fosfatidilcolina, fosfatidilcolina de diestearolo, ciclodextrinas, a-ciclodextrina, p-ciclodextrina, Y-ciclodextrina, hidroxietil-p-ciclodextrina, hidroxipropil-pciclodextrina, hidroxietil-Y-ciclodextrina, hidroxipropil-Y-ciclodextrina, dihidroxipropil-p-ciclodextrina, sulfobutiléter-pciclodextrina, sulfobutiléter-Y-ciclodextrina, glucosil-a-ciclodextrina, glucosil-p-ciclodextrina, diglucosil-p-ciclodextrina, maltosil-a-ciclodextrina, maltosil-p-ciclodextrina, maltosil-Y-ciclodextrina, maltotriosil-p-ciclodextrina, maltotriosil-Y-ciclodextrina, dimaltosil-p-ciclodextrina, metil-p-ciclodextrina, tioéteres de carboxialquilo, hidroxipropilmetilcelulosa, hidroxipropilcelulosa, polivinilpirrolidona, copolímeros de acetato de vinilo, vinilpirrolidona, laurilsulfato de sodio, sulfosuccinato de dioctilo y sodio y similares. Sin embargo, cualquiera o una combinación de uno o más potenciadores de la solubilidad, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, la composición farmacéutica se formula como una forma farmacéutica para administración oral, preferentemente, administración peroral. En una realización, al menos un péptido, al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo, al menos un agente reductor y el potenciador de absorción opcional se administran por vía oral.
En una realización, una forma farmacéutica oral se selecciona de cualquiera o una combinación de comprimidos (comprimidos recubiertos o no recubiertos), cápsulas (cápsulas de gelatina blanda, cápsulas de gelatina dura, cápsulas de HPMC o cápsulas de HPMCP), una cápsula en cápsula, un comprimido en cápsula, pastillas para chupar, trociscos, óvulos, soluciones, emulsiones, suspensiones, jarabes, elixires, polvos y gránulos para reconstitución, polvos dispersables y gránulos, gomas medicinales, comprimidos para masticar, comprimidos efervescentes, formas farmacéuticas multiparticuladas y similares. Sin embargo, cualquiera o una combinación de una o más formas farmacéuticas orales, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, los comprimidos pueden incluir cualquiera o una combinación de excipientes tales como, pero sin limitación, celulosa microcristalina, lactosa, citrato de sodio, carbonato de calcio, fosfato de calcio dibásico, glicina, disgregantes tales como almidón (preferentemente maíz, patata o almidón de tapioca), glicolato sódico de almidón, croscarmelosa de sodio y determinados silicatos complejos, y aglutinantes de granulación tales como polivinilpirrolidona, hidroxipropilmetilcelulosa (HPMC), hidroxipropilcelulosa (HPC), sacarosa, gelatina, goma arábiga, agentes lubricantes tales como estearato de magnesio, ácido esteárico, behenato de glicerilo y talco. Sin embargo, cualquiera o una combinación de uno o más excipientes, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, la cápsula puede incluir cualquiera o una combinación de excipientes tales como, pero sin limitación, lactosa, almidón, una celulosa o polietilenglicoles de alto peso molecular. Sin embargo, cualquiera o una combinación de uno o más excipientes, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, las suspensiones acuosas y/o elixires pueden incluir cualquiera o una combinación de excipientes tales como, pero sin limitación, agentes edulcorantes o saporíferos, colorantes o tintes, agentes emulsionantes y/o de suspensión y diluyentes tales como agua, etanol, propilenglicol y glicerina. Sin embargo, cualquiera o una combinación de uno o más excipientes, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
En una realización, la composición farmacéutica se formula como una forma farmacéutica oral sólida y una forma farmacéutica oral líquida, con la condición de que cuando la composición farmacéutica se formule como una forma farmacéutica oral líquida, la composición farmacéutica incluya agua en una cantidad inferior a aproximadamente el 5 % v/v, preferentemente inferior a aproximadamente el 3 % v/v, más preferentemente inferior a aproximadamente el 1 % v/v, incluso más preferentemente inferior a aproximadamente el 0,5 % v/v, aún más preferentemente inferior a aproximadamente el 0,1 % v/v, y aún más preferentemente esté libre de agua. En una realización, dicha forma farmacéutica oral líquida es particularmente ventajosa ya que proporciona una mejor estabilidad en almacenamiento. En una realización alternativa, dicha forma farmacéutica oral líquida se puede preparar poco antes de la administración y se deben evitar los periodos de almacenamiento prolongados.
La cantidad de vanadio, cromo y/o manganeso, utilizada de acuerdo con las realizaciones de la presente divulgación, está muy por debajo de los niveles de ingesta diaria recomendada de estos elementos traza y, por lo tanto, puede considerarse segura. Además, el vanadio, el cromo y/o el manganeso en combinación con un agente reductor ejercen un efecto inhibidor sobre las serina proteasas en el tubo gastrointestinal pero no muestran un efecto sistémico, lo que proporciona una mejora adicional en la seguridad en comparación con los inhibidores de proteasa analizados anteriormente. Además, el vanadio, el cromo o el manganeso, así como los agentes reductores, tales como ascorbato o glutatión reducido, se pueden proporcionar a costes de fabricación considerablemente más bajos que los inhibidores de proteasa analizados anteriormente que se han sugerido previamente para el suministro oral de fármacos peptídicos o proteicos.
Típicamente, un médico determinará la dosis real que será más adecuada para un sujeto individual. El nivel de dosis específico y la frecuencia de dosificación para cualquier sujeto individual en particular pueden variar y dependerán de una diversidad de factores, incluyendo la actividad del fármaco peptídico o proteico específico empleado, la estabilidad metabólica y la duración de la acción de ese compuesto, la edad, el peso corporal, el estado de salud general, el sexo, la dieta, el modo y el tiempo de administración, la tasa de excreción, la combinación de fármacos, la gravedad de la afección particular y el sujeto individual que se somete a la terapia. La dosis precisa será en última instancia a discreción del médico o veterinario a cargo. El sujeto o paciente a tratar, tal como el sujeto que necesita tratamiento o prevención, puede ser un animal (por ejemplo, un animal no humano), un animal vertebrado, un mamífero, un roedor (por ejemplo, una cobaya, un hámster, una rata, un ratón), murino (por ejemplo, un ratón), un canino (por ejemplo, un perro), un felino (por ejemplo, un gato), un porcino (por ejemplo, un cerdo), un equino (por ejemplo, un caballo), un primate, un simio (por ejemplo, un mono o un homínido), un mono (por ejemplo, un tití, un babuino), un homínido (por ejemplo, un gorila, chimpancé, orangután, gibón) o un ser humano. En el contexto de la presente invención, también está previsto que se traten animales importantes desde el punto de vista económico o agronómico. Los ejemplos no limitantes de animales agronómicamente importantes son ovejas, bovinos y porcinos, mientras que, por ejemplo, los gatos y los perros pueden considerarse animales económicamente importantes. Preferentemente, el sujeto/paciente es un mamífero; más preferentemente, el sujeto/paciente es un ser humano o un mamífero no humano (tal como, por ejemplo, una cobaya, un hámster, una rata, un ratón, un conejo, un perro, un gato, un caballo, un mono, un homínido, un tití, un babuino, un gorila, un chimpancé, un orangután, un gibón, una oveja, ganado bovino o un cerdo); mucho más preferentemente, el sujeto/paciente es un ser humano.
En una realización, al menos un péptido, al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo, al menos un agente reductor y el potenciador de la absorción opcional se pueden administrar de manera simultánea/concomitante o secuencial. En una realización, en la administración secuencial, el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo, al menos un agente reductor se pueden administrar en primer lugar, seguido de la administración del péptido y el potenciador de la absorción opcional (por ejemplo, al menos aproximadamente 5 min después de la primera administración, preferentemente de aproximadamente 5 min a aproximadamente 3 horas después de la primera administración, más preferentemente de aproximadamente 10 min a aproximadamente 1 hora después de la primera administración), lo que es particularmente ventajoso, si el péptido es insulina (insulina humana). En una realización, al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo, al menos un agente reductor y el potenciador de absorción opcional se pueden administrar en primer lugar, seguido de la administración del péptido (por ejemplo, en menos aproximadamente 5 min después de la primera administración, preferentemente de
aproximadamente 5 min a aproximadamente 3 horas después de la primera administración, más preferentemente de aproximadamente 10 min a aproximadamente 1 hora después de la primera administración), lo que también es ventajoso, si el péptido es insulina (insulina humana). En una realización, el al menos un metal se selecciona de cualquiera o una combinación de: vanadio, cromo y manganeso.
En una realización, en la administración simultánea, el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo, al menos un agente reductor se pueden administrar en primer lugar, seguido de la administración del péptido, y el potenciador de la absorción opcional se administra en la misma composición farmacéutica, o en dos o más composiciones farmacéuticas diferentes/separadas, o en dos o más compartimentos diferentes/separados de la misma forma farmacéutica.
En una realización, el al menos un péptido y el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo están presentes en una forma físicamente separada en la composición farmacéutica.
En una realización, una forma farmacéutica incluye al menos dos compartimentos separados que están separados físicamente entre sí (por ejemplo, a través de una capa de separación física). En una realización, la forma farmacéutica incluye una capa de separación física entre el al menos un péptido, el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo. En una realización, el al menos un péptido está presente solo en un primer compartimento, y el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo está/están presentes solo en un segundo compartimento de la forma farmacéutica. En una realización, el agente reductor está presente en el primer compartimento, o en el segundo compartimento, o tanto en el primero como en el segundo compartimento, o en un tercer compartimento de la forma farmacéutica. En una realización, el menos un metal se selecciona de cualquiera o una combinación de: vanadio, cromo y manganeso.
En una realización, la composición farmacéutica está presente en forma de cualquier forma farmacéutica de cápsula en cápsula y de comprimido en cápsula, incluyendo la composición farmacéutica: al menos un péptido que tiene un peso molecular igual o inferior a aproximadamente 50 kDa, que está presente en un primer compartimento de la forma farmacéutica; el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo que está/están presentes en un segundo compartimento de la forma farmacéutica; y un agente reductor, que está presente en el primer compartimento y/o en el segundo compartimento de la forma farmacéutica.
En una realización, la invención proporciona una forma farmacéutica (por ejemplo, una forma farmacéutica multiparticulada) que comprende: al menos un péptido que tiene un peso molecular igual o inferior a aproximadamente 60 kDa, que está presente en un primer compartimento de la forma farmacéutica; un agente reductor, que está presente en un segundo compartimento de la forma farmacéutica; y el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo, que está/están presentes en un tercer compartimento de la forma farmacéutica. En una realización, la forma farmacéutica es una forma farmacéutica de cápsula en cápsula o multiparticulada. En una realización, en una forma farmacéutica de cápsula en cápsula, la cápsula exterior más grande (cuyo contenido se liberará primero) contiene el al menos un metal en forma de cualquiera o una combinación de una sal del mismo y un complejo del mismo y el agente reductor, y la cápsula interna más pequeña (cuyo contenido se liberará más adelante) contiene el péptido. En una realización, la forma farmacéutica se selecciona de cualquiera o una combinación de formas farmacéuticas de liberación modificada (tal como una forma farmacéutica (una cápsula, multiparticulado o comprimido) que tiene un recubrimiento entérico), una forma farmacéutica (una cápsula, multiparticulado o comprimido) recubierta con Eudragit L30D55 o Eudragit FS30D, una cápsula resistente a los ácidos tal como las cápsulas HPMCP (comercialmente conocidas como AR Caps®) y similares. Sin embargo, cualquier otra forma farmacéutica, como se conoce o se aprecia por un experto en la técnica, puede utilizarse para cumplir el fin previsto, como se establece en la presente divulgación, sin apartarse del alcance y el espíritu de la presente invención.
Ejemplo
Las serina proteasas, tripsina, quimotripsina, carboxipeptidasa B y aminopeptidasa M, que son responsables de la degradación proteolítica de los enlaces peptídicos y los aminoácidos, se ensayaron específicamente para determinar su inactivación oxidativa mediante la combinación de uno o más iones metálicos y uno o más agentes reductores.
Ensayo de la actividad enzimática: El ensayo de la actividad enzimática de cada enzima en presencia de su sustrato específico se realizó a una longitud de onda particular usando un espectrofotómetro UV y sirvió como control negativo. La actividad enzimática se calculó como:
Unidades/mg de solido = - m-- g- s-- o- l-i-d- o - /-m-- g- e-- n- z- i-m-- a-
Ensayo de la inhibición enzimática: La incubación se realizó con un inhibidor de cada enzima, que sirvió como control positivo.
Incubación con uno o más iones metálicos y uno o más agentes reductores: La incubación de enzimas con una combinación de una o más sales metálicas y uno o más agentes reductores en una placa de microvaloración de 96 pocilios se realizó durante un período de tiempo específico en presencia de sustratos para examinar su inactivación oxidativa. La inactivación de la enzima en presencia de uno o más iones metálicos y uno o más agentes reductores se comparó con la actividad enzimática original en presencia de sustrato como control negativo y en presencia de inhibidor como control positivo.
Medición del pH: El cambio en el pH de las enzimas después de la incubación con una o más sales metálicas y un uno o más agentes reductores se controló mediante un electrodo combinado de pH de Hanna.
Zimograma: Las enzimas tratadas se sometieron a zimografía, que es una técnica electroforética para la detección de enzimas hidrolíticas basada en el repertorio de sustrato de la enzima, es decir, el sustrato para la enzima se incrustó en el gel de resolución durante la preparación del gel de acrilamida, después de lo cual se controló la digestión del sustrato por la enzima.
Ensayo por kits: Se realizaron ensayos mediante un kit de detección de fluorescencia de proteasa y un kit de ensayo de actividad de tripsina para autenticar la inactivación.
Materiales
La Tabla 1A a continuación proporciona materiales utilizados para evaluar la eficacia de diversas sales metálicas y complejos metálicos, opcionalmente, en combinación con uno o más agentes reductores para efectuar la inhibición de una o más enzimas serina proteasa.

La Tabla 1B a continuación proporciona combinaciones de sales metálicas/complejos metálicos con uno o más agentes reductores evaluados para realizar la inhibición de una o más enzimas serina proteasa.
Tabla 1B: Combinación de sales y complejos metálicos con agentes reductores evaluados para la

inactivación de enzimas
Ensayo de la actividad enzimática de tripsina usando éster etílico de Na-benzoil-L-arginina (BAEE)
Se prepararon por separado 200 unidades/ml de una solución de tripsina en una solución fría de HCl y una solución de sustrato BAEE 0,25 mM y se incubaron. Las soluciones preparadas anteriormente se mezclaron por inversión para formar una mezcla de reacción y se registró el aumento de la absorbancia a A253 (se dará el uso de un mínimo de 4 puntos de datos en un período de tiempo de 1 minuto) para la solución en blanco (sin enzima) y la solución de prueba (mezcla de reacción). La A253/minuto se obtendrá usando la tasa lineal máxima tanto para la solución en blanco como para la de prueba.
Cálculo de tripsina en el ensayo de 3 ml:

Donde df = factor de dilución, 3 = volumen total de ensayo para tripsina (en ml), 0,1 = volumen total de enzima (en ml),
0,808 = coeficiente de extinción de Na Benzoil L Arginina a 253 nm.
Determinación de la inactivación de la tripsina en presencia de inhibidores: Se incubó tripsina (1 mM/l) con inhibidores específicos (conocidos) (proporcionados en la Tabla 1A) y una combinación de sales metálicas/agentes reductores (proporcionados en la Tabla 2 a continuación) por separado. La inactivación por inhibidores sirvió como control positivo.
Tabla 2: Combinaciones de sales/complejos metálicos con agentes reductores para la inactivación de

i lí i
Determinación de la inactivación oxidativa (actividad y pH) de la tripsina en presencia de una combinación de iones metálicos y agentes reductores.
Para una mezcla de reacción de 200 μl, se incubaron aproximadamente 10 μl de tripsina en tampón con la combinación de sales metálicas y agentes reductores (proporcionados en la Tabla 2 con el número de serie 1 a 31) a la concentración respectiva a 37 °C en placas de microvaloración de 96 pocillos (la Tabla 3 a continuación proporciona detalles sobre la utilización de una combinación particular de las proporcionadas con el número de serie 1 a 31 en la Tabla 2) durante 5 min, 15 min y 30 min seguido de la adición de 90 μl de sustrato respectivo (proporcionado en la
Tabla 1A). La actividad enzimática se midió por espectrofotometría en un lector de microplacas y se comparó con el ensayo de actividad original. El pH se midió con un electrodo de pH combinado de Hanna (la reacción con la enzima se realizó por triplicado). La Tabla 4 a continuación proporciona la actividad enzimática de la tripsina después del transcurso de períodos de tiempo específicos después del tratamiento con la combinación de sal/complejo metálico y agente reductor en evaluación.
Tabla 3: D istribución de la combinación de sal/complejo metálico y agente reductor que se está evaluando

en lacas de m icrovaloración de 96 ocillos

Tabla 4: Activ dad enzimática de la tri s na

i ió
Las Tablas 5A a 5C proporcionadas a continuación en el presente documento representan la medición del pH para la tripsina en diversos intervalos de tiempo, es decir, 5 minutos, 15 minutos y 30 minutos.

Ensayo de la actividad enzimática de quim otripsina usando Ala-Ala-Phe-7-amido-4-metilcumarina
Se prepararon por separado aproximadamente 2 unidades de una solución en HCl frío de quimotripsina, una solución de sustrato 1,18 mM, una solución de cloruro de calcio 2 M, una solución tampón Tris HCl 80 mM. En una solución tampón de 3 ml, se añadieron una solución de sustrato y una solución de cloruro de calcio y se mezclaron por inversión a aproximadamente 25 grados Celsius para formar una mezcla de reacción en blanco y una mezcla de reacción de prueba (Tabla 6). Además, se añadió solución de HCl en la mezcla de reacción en blanco y la solución enzimática en la mezcla de reacción de prueba, se mezcló inmediatamente por inversión y se registró el aumento de absorbancia a A256 durante 3 a 5 min. La A256/min se obtendrá tanto para la reacción en blanco como para las reacciones de prueba
usando la tasa lineal máxima durante un intervalo de un minuto usando al menos 4 valores de datos.
Tabla 6 : Esquema para  la preparación de la solución en blanco y de prueba
Cálculo (para el sustrato Ala-Ala-Phe-7-amido-4-metilcumarina):
(AA256/mmuto Prueba — AA256/m inuto Blanco) x (3) x (df) Unidades/ml de enzima
(83,4) x (0,10)
en donde, 3 = volumen (ml) de mezcla de reacción; df = factor de dilución; 83,4 = coeficiente de extinción milimolar del sustrato a 256 nm; 0,10 = volumen (ml) de la muestra de prueba usada en el ensayo.
Determinación de la inactivación de la quim iotripsina en presencia de inhibidores: Se incubó quimiotripsina (1 mM/l) con inhibidores específicos conocidos (proporcionados en la Tabla 1A anteriormente en el presente documento) y una combinación de sales metálicas/agentes reductores (proporcionados en la Tabla 2 anteriormente en el presente documento) por separado. La inactivación por inhibidores sirvió como control positivo.
Determinación de la inactivación oxidativa (actividad y pH) de la quim iotripsina en presencia de una combinación de iones metálicos y agentes reductores.
Para una mezcla de reacción de 200 μl, se incubaron aproximadamente 10 μl de quimiotripsina en tampón con la combinación de sales metálicas y agentes reductores (proporcionados en la Tabla 2 con el número de serie 1 a 31) a la concentración respectiva a 37 °C en placas de microvaloración de 96 pocillos (la Tabla 3 anteriormente en el presente documento proporciona detalles sobre la utilización de una combinación particular de las proporcionadas con el número de serie 1 a 31 en la Tabla 2) durante 5 min, 15 min y 30 min seguido de la adición de 90 μl de sustrato respectivo (proporcionado en la Tabla 1A). La actividad se midió por espectrofotometría en un lector de microplacas y se comparó con el ensayo de actividad original. El pH se midió con un electrodo de pH combinado de Hanna (la reacción con la enzima se realizó por triplicado). La Tabla 7 a continuación proporciona la actividad enzimática de la quimiotripsina después del transcurso de períodos de tiempo específicos después del tratamiento con la combinación de sal/complejo metálico y agente reductor en evaluación.

Tabla 7: Actividad enzimática de la quimotripsina

continuación
Las Tablas 8A a 8C proporcionadas a continuación representan la medición del pH para la quimiotripsina en diversos intervalos de tiempo, concretamente, en 5 minutos, 15 minutos y 30 minutos.


Ensayo de la actividad enzimática de la carboxipeptidasa B utilizando hipuril-arginina
Se prepararon 4 unidades de carboxipeptidasa B en agua desionizada fría, una solución de hipuril-arginina 1 mm en solución tampón Tris 25 mM que contenía cloruro de sodio 100 mM (pH 7,65), por separado a aproximadamente 25 °C. Se prepararon mezclas de reacción de 3 ml (ensayo y blanco) usando las soluciones preparadas anteriormente de acuerdo con la Tabla 9 a 25 °C.
Cálculos:
(AA254/m in Prueba — AA254 /m inBlanco)(3)(df)
Unidades/ml de enzima
(0,36)(0,1)
donde, 3 = volumen (ml) de mezcla de reacción; df = factor de dilución; 0,36 = coeficiente de extinción milimolar del sustrato a 254 nm; 0,10 = volumen (ml) de la muestra de prueba usada en el ensayo

Determinación de la inactivación de la carboxipeptidasa en presencia de inhibidores: Se incubó carboxipeptidasa (1 mM/l) con un inhibidor específico conocido (proporcionado en la Tabla 1A anteriormente en el presente documento) y una combinación de sales metálicas/agentes reductores (proporcionados en la Tabla 2 anteriormente en el presente documento) por separado. La inactivación por inhibidores sirvió como control positivo.
Determinación de la inactivación oxidativa (actividad y pH) de la carboxipeptidasa en presencia de una combinación de iones metálicos y agentes reductores.
Para una mezcla de reacción de 200 μl, se incubaron aproximadamente 10 μl de carboxipeptidasa en tampón con la combinación de sales metálicas y agentes reductores (proporcionados en la Tabla 2 con el número de serie 1 a 31) a la concentración respectiva a 37 °C en placas de microvaloración de 96 pocillos (la Tabla 3 anteriormente en el presente documento proporciona detalles sobre la utilización de una combinación particular de las proporcionadas con el número de serie 1 a 31 en la Tabla 2) durante 5 min, 15 min y 30 min seguido de la adición de 90 μl de sustrato respectivo (proporcionado en la Tabla 1A). La actividad enzimática se midió por espectrofotometría en un lector de microplacas y se comparó con el ensayo de actividad original. El pH se midió con un electrodo de pH combinado de Hanna (la reacción con la enzima se realizó por triplicado). La Tabla 10 a continuación proporciona la actividad enzimática de la carboxipeptidasa después del transcurso de períodos de tiempo específicos después del tratamiento con la combinación de sal/complejo metálico y agente reductor en evaluación.

T bl 10 A i i d i á i d l b i i

Las Tablas 11A a 11C representan la medición del pH para la carboxipeptidasa en diversos intervalos de tiempo, concretamente, en 5 minutos, 15 minutos y 30 minutos.


Para ensayar la actividad enzimática de la aminopeptidasa M usando L-Leucina-p-nitroanilida
Se prepararon una solución de tricina 1 mM (preparada en 100 ml de agua desionizada, Reactivo A) y una solución de L-leucina-p-nitroanilida 50 mM en metanol absoluto (Reactivo B), por separado. Se preparó una solución de L-leucina-p-nitroanilida de aproximadamente 10 mM (Leu-Na, Reactivo C) añadiendo 0,1 ml de Reactivo B en 4,9 ml de Reactivo A. Se prepararon tampón de tricina 200 mM en agua desionizada (Reactivo D) y tampón de tricina 200 mM con BSA al 0,05 % (p/v) a pH 8,0 a 25 °C (Reactivo E), por separado. Se prepararon 0,04 unidades/ml de aminopeptidasa en el Reactivo E (solución enzimática, Reactivo F). Se añadieron por pipeteo el Reactivo C (Leu-NA, 2,0 ml), el Reactivo D (tampón de tricina 200 mM, 1,0 ml) y agua desionizada (7,0 ml) y se mezclaron en un recipiente mediante agitación para dar un cóctel de reacción (Reactivo G). El Reactivo G, el Reactivo E y el Reactivo F se mezclaron inmediatamente por inversión para preparar la solución de prueba y en blanco como se indica en la Tabla 12, y se registró el aumento de AA405 nm durante aproximadamente 5 minutos. Se obtuvo AA405 nm/minuto usando la tasa lineal máxima tanto para la solución de prueba como en blanco.
Cálculos:
(AA405 nm/m in Prueba - AA405 nm/m in Blanco)(1)(df) Unidades/ml de enzima
(0,36)(0,1)
donde, 1 = Volumen total (ml) de ensayo; df = Factor de dilución; 10,8 = coeficiente de extinción milimolar 1 de pnitroanilina a A405 nm; 0,1 = Volumen (en mililitros) de enzima usada.

Determinación de la inactivación de aminopeptidasa en presencia de inhibidores: Se incubó aminopeptidasa (1 mM/l) con un inhibidor específico (proporcionado en la Tabla 1A anteriormente en el presente documento) y una combinación de sales metálicas/agentes reductores (proporcionados en la Tabla 2 anteriormente en el presente documento) por separado. La inactivación por inhibidores sirvió como control positivo.
Determinación de la inactivación oxidativa (actividad y pH) de la aminopeptidasa en presencia de una combinación de iones metálicos y agentes reductores.
Para una mezcla de reacción de 200 jl, se incubaron aproximadamente 10 |jl de aminopeptidasa en tampón con la combinación de sales metálicas y agentes reductores (proporcionados en la Tabla 2 con el número de serie 1 a 31) a la concentración respectiva a 37 °C en placas de microvaloración de 96 pocillos (la Tabla 3 anteriormente en el presente documento proporciona detalles sobre la utilización de una combinación particular de las proporcionadas con el número de serie 1 a 3 l en la Tabla 2) durante 5 min, 15 min y 30 min seguido de la adición de 9o j l de sustrato respectivo (proporcionado en la Tabla 1A). La actividad enzimática se midió por espectrofotometría en un lector de microplacas y se comparó con el ensayo de actividad original. El pH se midió con un electrodo de pH combinado de Hanna (la reacción con la enzima se realizó por triplicado). La Tabla 13 a continuación proporciona la actividad enzimática de la aminopeptidasa después del transcurso de períodos de tiempo específicos después del tratamiento con la combinación de sal/complejo metálico y agente reductor en evaluación.

Las Tablas 14A a 14C que se proporcionan a continuación representan la medición del pH para la aminopeptidasa en diversos intervalos de tiempo, concretamente, en 5 minutos, 15 minutos y 30 minutos.

Basándose en los experimentos realizados y como se ha proporcionado anteriormente, se pudo concluir que el nivel más alto de inhibición de la actividad enzimática (degradación proteolítica) se observó mediante la utilización de las siguientes combinaciones de agentes reductores y sales metálicas: Ascorbato de sodio-Óxido de vanadio; Ácido benzohidroxámico-Sulfato de vanadio; Manitol-Sulfato de vanadio; Ácido úrico-Gluconato de manganeso; Glutatión reducido-Cloruro de cromo y Glutatión reducido-Óxido de vanadio.
ESTUDIOS DE BIODISPONIBILIDAD
Para brindar protección frente al pH ácido del entorno gástrico y la degradación por enzimas proteolíticas, se prepararon formulaciones de cápsula en cápsula, en donde la cápsula con recubrimiento entérico puede proteger el péptido del entorno gástrico, los gránulos de MIRA presentes en la cápsula externa pueden inactivar las enzimas proteolíticas y los potenciadores de la permeación pueden acelerar/aumentar la absorción del péptido a través de la membrana epitelial intestinal.
Preparación de formulaciones de cápsula en cápsula
Preparación de gránulos que contienen uno o más agentes reductores y una o más sales metálicas
Las Tablas 15A a 15F a continuación presentan diversas formulaciones de gránulos que contienen uno o más agentes reductores y una o más sales metálicas (denominadas en el presente documento gránulos MIRA), preparadas para la evaluación de las biodisponibilidades.
Tabla 15A: Fórmula para gránulos MIRA 1 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula 1 Glutatión reducido 12 mg
2 Picolinato de cromo 0,03 mg
3 Celulosa microcristalina 101 12 mg
4 Croscarmelosa de sodio 1,5 mg
5 Manitol 4,47 mg
6 HPMC-E-5 c.s.
Total 30 mg
Tabla 15B: Fórmula para gránulos MIRA 2 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula 1 Ascorbato de sodio 30 mg
2 Óxido de vanadio 0,03 mg
3 Celulosa microcristalina 101 12 mg
4 Manitol 5,47 mg
5 Croscarmelosa de sodio 2,5 mg
6 HPMC-E-5 c.s.
Total 50 mg
Tabla 15C: Fórmula para gránulos MIRA 3 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula 1 Ácido úrico 3 mg
2 Vanadato de sodio 0,03 mg
3 Celulosa microcristalina 101 12 mg
4 Manitol 3,97 mg
5 Croscarmelosa de sodio 1 mg
6 HPMC-E-5 c.s.
Total 20 mg
Tabla 15D: Fórmula para gránulos MIRA 4 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula 1 Ascorbato de sodio 30 mg
2 Gluconato de manganeso 0,03 mg
3 Celulosa microcristalina 101 12 mg
4 Manitol 5,47 mg
5 Croscarmelosa de sodio 1,5 mg
6 HPMC-E-5 c.s.
Total 50 mg
Tabla 15E: Fórmula para gránulos MIRA 5 (estudios en perros) N.° de serie Ingredientes Cantidad por cápsula 1 Ascorbato de sodio 100 mg
2 Sulfato de vanadio 0,1 mg
3 Celulosa microcristalina 101 50 mg
4 Croscarmelosa de sodio 10 mg
5 HPMC-E-5 c.s.
Total 160,1 mg
Tabla 15F: Fórmula para gránulos MIRA 2 (estudios en perros)
N.° de serie Ingredientes Cantidad por cápsula 1 Ascorbato de sodio 100 mg
2 Óxido de vanadio 0,1 mg
3 Celulosa microcristalina 101 50 mg
4 Croscarmelosa de sodio 10 mg
5 HPMC-E-5 c.s.
Total 160,1 mg
Preparación de gránulos MIRA:
Los gránulos MIRA se prepararon según el procedimiento mencionado a continuación.
A) Preparación de la solución aglutinante: Se preparó una solución de HPMC E-5 al 0,3 % p/v disolviendo 75,0 mg de HPMC E-5 en 25,0 ml de agua desionizada (D.I.). B) Preparación de la mezcla en polvo: Todos los ingredientes se añadieron uno por uno a un recipiente adecuado y a continuación se mezclaron completamente usando una bolsa de plástico Polybag para asegurar la uniformidad de la mezcla. C) Preparación de gránulos: Se empleó granulación manual para formular gránulos mediante la adición gota a gota de 2,0 ml de solución aglutinante. (Se requieren 2 ml para granular 2,5 g de mezcla en polvo) D) Secado de los gránulos: Los gránulos preparados se secaron a 40 °C durante aproximadamente 12 horas en un horno de aire caliente. E) Tamizado de los gránulos: Los gránulos secos se pasaron a través de una malla de acero inoxidable 40#, se recogieron en un recipiente de vidrio adecuado y se almacenaron a temperatura ambiente. (Se observaron una temperatura de 23 °C y una humedad del 39 % de HR durante todo el procedimiento de granulación)
Preparación de gránulos que contienen uno o más péptidos
Las Tablas 16A a 16I a continuación presentan diversas formulaciones de gránulos que contienen uno o más péptidos (denominados en el presente documento gránulos PA), preparadas para la evaluación de las biodisponibilidades.
Tabla 16A: Fórmula de gránulos de insulina glargina PA 1 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula 1 Ácido quenodesoxicólico 30 mg
2 Insulina glargina 0,06 mg
3 Celulosa microcristalina 101 15 mg
4 Manitol 2,44 mg
5 Croscarmelosa de sodio 2,5 mg
6 HPMC-E-5 c.s.
Total 50 mg
Tabla 16B: Fórmula de gránulos de insulina glargina PA 2 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula 1 Labrasol ALF 5 mg
2 Insulina glargina 0,06 mg
3 Celulosa microcristalina 101 35 mg
4 Manitol 7,44 mg
5 Croscarmelosa de sodio 2,5 mg
6 HPMC-E-5 c.s.
Total 50 mg
Tabla 16C: Fórmula para gránulos de acetato de octreotida PA 1 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula
1 Ácido quenodesoxicólico 30 mg
2 Acetato de octreotida 0,3 mg
3 Celulosa microcristalina 101 15 mg
4 Manitol 2,2 mg
5 Croscarmelosa de sodio 2,5 mg
6 HPMC-E-5 c.s.
Total 50 mg
Tabla 16D: Fórmula para gránulos de teriparatida PA 1 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula
1 Ácido quenodesoxicólico 30 mg
2 Teriparatida 0,12 mg
3 Celulosa microcristalina 101 15 mg
4 Manitol 2,38 mg
5 Croscarmelosa de sodio 2,5 mg
6 HPMC-E-5 c.s.
Total 50 mg
Tabla 16E: Fórmula para gránulos de teriparatida PA 3 (estudios en ratas) N.° de serie Ingredientes Cantidad por cápsula
1 Piperina 3 mg
2 Teriparatida 0,12 mg
3 Celulosa microcristalina 101 20 mg
4 Manitol 5,38 mg
5 Croscarmelosa de sodio 1,5 mg
6 HPMC-E-5 c.s.
Total 30 mg
Tabla 16F: Fórmula para gránulos de liraglutida de sodio PA 2 (estudios en perros) N.° de serie Ingredientes Cantidad por cápsula
1 Liraglutida de sodio 12 mg
2 Labrasol ALF 40 mg
3 Celulosa microcristalina 101 100 mg
4 Croscarmelosa de sodio 10 mg
5 HPMC-E-5 c.s.
Total 162 mg
Tabla 16G: Fórmula para gránulos de liraglutida de sodio PA 3+4 (estudios en perros)
N.° de serie Ingredientes Cantidad por cápsula
1 Liraglutida de sodio 12 mg
2 Piperina 10 mg
3 Solutol HS 15 25 mg
4 Celulosa microcristalina 101 100 mg
5 Croscarmelosa de sodio 10 mg
6 HPMC-E-5 c.s.
Total 157 mg
Tabla 16H: Fórmula para gránulos de acetato de leuprorelina PA 2 (estudios en perros)
N.° de serie Ingredientes Cantidad por cápsula 1 Acetato de leuprolida 1,25 mg
2 Labrasol ALF 40 mg
3 Celulosa microcristalina 101 88,75 mg
4 Croscarmelosa de sodio 10 mg
5 HPMC-E-5 c.s.
Total 140 mg
Tabla 16I: Fórmula para gránulos de acetato de leuprorelina PA 2+3 (estudios en perros)
N.° de serie Ingredientes Cantidad por cápsula 1 Acetato de leuprolida 1,25 mg
2 Labrasol ALF 30 mg
3 Piperina 10 mg
4 Celulosa microcristalina 101 88,75 mg
5 Croscarmelosa de sodio 10 mg
6 HPMC-E-5 c.s.
Total 140 mg
Procedimiento de granulación para gránulos de péptidos
A. Preparación de la solución aglutinante: Se preparó una solución de HPMC E-5 al 0,3 % p/v disolviendo 75,0 mg de HPMC E-5 en 25,0 ml de agua desionizada (D.I.). B. Preparación de la mezcla en polvo: Todos los ingredientes, excepto los excipientes líquidos, se pesaron con precisión y se mezclaron en una bolsa de plástico Polybag durante 5,0 minutos. C. Adición de aglutinante: Se añadió una cantidad pesada de excipientes líquidos junto con el péptido en una solución aglutinante de HPMC E-5 (0,03 %). La mezcla resultante se añadió gota a gota para realizar la granulación en húmedo. D. Secado de los gránulos: Los gránulos se secaron en un desecador de vacío sobre lecho de sílice durante una noche. E. Tamizado de los gránulos: Los gránulos secos se pasaron a través de una malla de acero inoxidable 40#, se recogieron en un recipiente de vidrio adecuado y se almacenaron a temperatura ambiente. (Se observaron una temperatura de 22 °C y una humedad del 35 % de HR durante todo el procedimiento de granulación)
Llenado de cápsulas
Los gránulos MIRA y de péptidos se llenaron en cápsulas manualmente usando una balanza de pesaje. Las Tablas 17A y 17B a continuación proporcionan el tamaño de las cápsulas usadas para el llenado de cápsulas para estudios en ratas y estudios en perros, respectivamente.
Tabla 17A: Tamaño de cápsula usado para el llenado de cápsulas para estudios en ratas
N.° de serie Gránulos Tamaño 1 Insulina glargina Ácido quenodesoxicólico 3
2 Insulina glargina Labrasol 3
3 Acetato de octreotida Ácido quenodesoxicólico 3
4 Glutatión reducido Picolinato de cromo 1
5 Ascorbato de sodio Óxido de vanadio 0
6 Ácido úrico Vanadato de sodio 4
7 Teriparatida Piperina 3
8 Teriparatida Ácido quenodesoxicólico 3
9 Ascorbato de sodio Gluconato de manganeso 0
Tabla 17B: Tamaño de cápsula usado para el llenado de cápsulas para estudios en perros N.° de serie Gránulos Tamaño
1 Ascorbato de sodio Sulfato de vanadio 00 (entérico) 2 Ascorbato de sodio Óxido de vanadio 00 (entérico) 3 Liraglutida de sodio Solutol Piperina 3
4 Liraglutida de sodio Labrasol 3
5 Acetato de leuprolida Labrasol 3
6 Acetato de leuprolida Labrasol Piperina 3
Envasado y almacenamiento de cápsulas
Las cápsulas se envasaron en bolsas de plástico Polybag y se transfirieron a recipientes de HDPE (polietileno de alta densidad) con bolsas de sílice para el control de la humedad.
Preparación de lotes de gránulos de placebo
Se preparó un lote de placebo usando color amarillo ocaso y azul para comprender la desintegración y liberación de gránulos de las cápsulas (visualmente). Los gránulos secos se cargaron en cápsulas de tamaño 3 y el tiempo de desintegración se determinó en un evaluador de desintegración (Electrolab) usando discos guiados. Se encontró que el tiempo de desintegración era de 3 ± 1 min en agua y en tampón de fosfato (pH 6,8) a 37 ± 0,2 °C.
Estudio de liberación de gránulos de placebo (cápsula en cápsula)
Cápsula exterior: tamaño 0: gránulos de color amarillo
Cápsula interior: Tamaño 4: Gránulos de color azul
El estudio de liberación se realizó en un aparato de desintegración (Electrolab Mumbai) a 37 ± 0,5 °C en 900 ml de HCl 0,1 N (durante 2 h) y tampón de fosfato a pH 6,8.
Se podría concluir a partir de la observación visual que las cápsulas con recubrimiento entérico exterior permanecen intactas en HCl 0,1 N (estables en medios gástricos) mientras que comenzaron a desintegrarse en tampón de fosfato a pH 6,8 en 3 minutos.
Las cápsulas interiores comenzaron a desintegrarse a los 8 min y se disolvieron completamente en 13 minutos. De manera similar, la liberación de los gránulos MIRA puede tener lugar 3 min después de la exposición al pH alcalino, seguida de la liberación completa del péptido en 13 minutos.
Evaluación de las cápsulas
Procedimiento de ensayo insulina glargina, acetato de octreotida y teriparatida para estudios en ratas: Se pesaron con precisión 50 mg/30 mg de gránulos (retirados de una cápsula) y se disolvieron en la fase móvil. La dispersión se sometió a sonicación durante 5 min en un baño ultrasónico, se filtró a través de un filtro de jeringa de 0,22 |jm y se inyectó en HPLC. La curva de calibración para todos los API se representó usando múltiples diluciones en sus respectivas fases móviles sugeridas por USP 2017. Se realizaron ensayos y se calculó el porcentaje de contenido de fármaco usando curvas de calibración.
Tabla 18: Resultados del ensayo para cada formulación (estudios en ratas) N.° de serie Código Formulación Area (mAU*S) Ensayo (%) 1 PA1 Insulina glargina ácido quenodesoxicólico 1664 105,2
2 PA2 Insulina glargina labrasol 1860 115,8
3 PA1 Acetato de octreotida ácido quenodesoxicólico 1638 24,5
4 PA1 Teriparatida ácido quenodesoxicólico 2203 98,02
5 PA3 Teriparatida piperina 2385 106,1
Estudios de estabilidad de las cápsulas de insulina glargina
Tabla 19: Composición de los gránulos de insulina glargina
N.° de serie Ingrediente Cantidad por cápsula Lote I Cantidad por cápsulas Lote II 1 Insulina glargina 0,12 mg 0,12 mg
2 Ácido quenodesoxicólico 30 mg --3 Labrasol -- 30 mg
4 Celulosa microcristalina 15 mg 20 mg
5 Croscarmelosa de sodio 2,5 mg 1,5 mg
6 Manitol 2,38 mg 5,38 mg
7 Aglutinante (HPMCE-5) c.s. c.s.
Peso total 50 mg 50 mg
Llenado de cápsulas: Modo: Llenado manual; Tamaño de la cápsula: 2; Peso de los gránulos llenos: según la fórmula anterior
Almacenamiento de cápsulas y gránulos : Temperatura: 25 ± 3 °C; Humedad: 35 ± 5 % de HR; Recipiente: HDPE 60 cc para cápsulas/vial de vidrio transparente con cierre de caucho para gránulos.
Observación: A partir de la ecuación (y = 30,977x - 292,26 obtenida a partir de datos de HPLC), se encontró que el contenido de insulina glargina presente en la formulación era del 105,2 % y del 115,8 % para el lote I y el lote II, respectivamente.
Estudios de estabilidad (75 días): Ambos lotes se almacenaron a temperatura ambiente a 25 °C durante 85 días y se repitieron los ensayos.
Observación: A partir de la ecuación (y = 30,977x - 292,26 obtenida a partir de datos de HPLC), se encontró que el contenido de insulina glargina presente en la formulación era del 97,25 % y del 91,63 % para el lote I y el lote II, respectivamente, como puede verse en la Tabla 20 a continuación.
Tabla 20: Análisis comparativo de estudios de estabilidad
Formulación Årea Ensayo Årea Ensayo
(0 días) (0 días) (85 días) (85 días) Insulina glargina Ácido quenodesoxicólico 1664 mAU*s 105,2 % 1515,3 mAU*s 97,25 % (Lote I)
Insulina glargina Labrasol (Lote II) 1860 mAU*s 115,8 % 1410,9 mAU*s 91,63 %
Estudios de estabilidad de teriparatida
Tabla 21: Composición de los gránulos de teriparatida
N.° de serie Ingrediente Cantidad por cápsula Lote I Cantidad por cápsulas Lote II 1 Teriparatida 0,12 mg 0,12 mg
2 Ácido quenodesoxicólico 30 mg --3 Piperina -- 3 mg
4 Celulosa microcristalina 15 mg 20 mg
5 Croscarmelosa de sodio 2,5 mg 1,5 mg
6 Manitol 2,38 mg 5,38 mg
7 Aglutinante (HPMCE-5) c.s. c.s.
Peso total 50 mg 30 mg
Llenado de cápsulas: Modo: Llenado manual; Tamaño de la cápsula: 2; Peso de los gránulos llenos: según la fórmula anterior
Almacenamiento de cápsulas y gránulos : Temperatura: 25 ± 3 °C; Humedad: 35 ± 5 % de HR; Recipiente: HDPE 60 cc para cápsulas/vial de vidrio transparente con cierre de caucho para gránulos
Observación: A partir de la ecuación (y = 18,924x - 22,539 obtenida a partir de datos de HPLC), se encontró que el contenido de acetato de teriparatida presente en la formulación era del 98,02 % y del 106 % para el lote I y el lote II,
respectivamente.
Estudios de estabilidad (75 días): Ambos lotes se almacenaron a temperatura ambiente a 25 °C durante 75 días y se repitieron los ensayos.
Observación: A partir de la ecuación (y = 18,924x - 22,539 obtenida a partir de datos de HPLC), se encontró que el contenido de acetato de teriparatida presente en la formulación era del 92,88 % y del 89,76 % para el lote I y el lote II, respectivamente.
Tabla 22: Análisis comparativo de estudios de estabilidad
Formulación Årea Ensayo Årea Ensayo
(0 días) (0 días) (75 días) (75 días) Teriparatida Ácido quenodesoxicólico 2203 mAU*s 98,02 % 2087 mAU*s 92,88 %
(Lote I)
Teriparatida Piperina (Lote II) 2385 mAU*s 106,0 % 2016 mAU*s 89,76 %
Procedimiento de ensayo: Acetato de leuprolida para estudios en ratas
La curva de calibración del acetato de leuprorelina se preparó usando HPLC: Se pesaron con precisión aproximadamente 112 mg y 104 mg de gránulos (equivalentes a 100 |jg) y se diluyeron con 1 ml de fase móvil; esto da una dispersión con una concentración teórica de 100 jg/m l para acetato de leuprolida; la dispersión se agitó vorticialmente durante 2 minutos y a continuación se filtró a través de un filtro de jeringa de 0,2 jm ; a continuación, se inyectaron 20,0 j l de esta solución filtrada en el sistema de HPLC para determinar el contenido de péptido. Observación: A partir de la ecuación, y = 42,67x - 76,447 obtenida de los estudios de HPLC para el péptido, se encontró que el % de contenido de péptido para acetato de leuprolida era (A) gránulos de acetato de leuprolida Labrasol ALF (PA 2): 97,45 %; y (B) gránulos de acetato de leuprolida Labrasol ALF piperina (PA 2+3): 105,11 %.
Estudio de disolución de cápsulas de leuprolida
Se seleccionó una formulación que contenía Labrasol ALF con leuprolida (PA 2) para el estudio de disolución (según los resultados del ensayo)
Configuración 1: Uso de membrana de diálisis: Medio: Tampón de fosfato a pH 6,80; volumen: 10 ml; volumen de extracción: 400 jl; velocidad de agitación: 100 RPM; gránulos llenos: 140 mg (equivalente a 1 cápsula); especificación de la membrana de diálisis: HIMEDIA LM395-30MT; tamaño de poro: 25 nm; anchura plana promedio: 29,31 mm; diámetro promedio: 17,5 mm

Configuración 2: usando cesta giratoria (USP TIPO 1): Medio: Tampón de fosfato a pH 6,80; volumen: 25 ml; volumen de extracción: 400 jl; velocidad de agitación: 100 RPM; gránulos llenos: 140 mg en cápsula de gelatina.

Configuración 3: usando cesta giratoria (USP TIPO 1)
Medio: Tampón de fosfato a pH 6,80; volumen: 30 ml; volumen de extracción: 400 μl; velocidad de agitación: 500 RPM; gránulos llenos: 140 mg en cápsula de gelatina.

Configuración 4: usando cesta giratoria (USP TIPO 1)
Medio: Tampón de fosfato a pH 6,80; volumen: 30 ml; volumen de extracción: 400 μl; velocidad de agitación: 500 RPM; gránulos llenos: 140 mg en cápsula de hipromelosa (Tamaño 0).
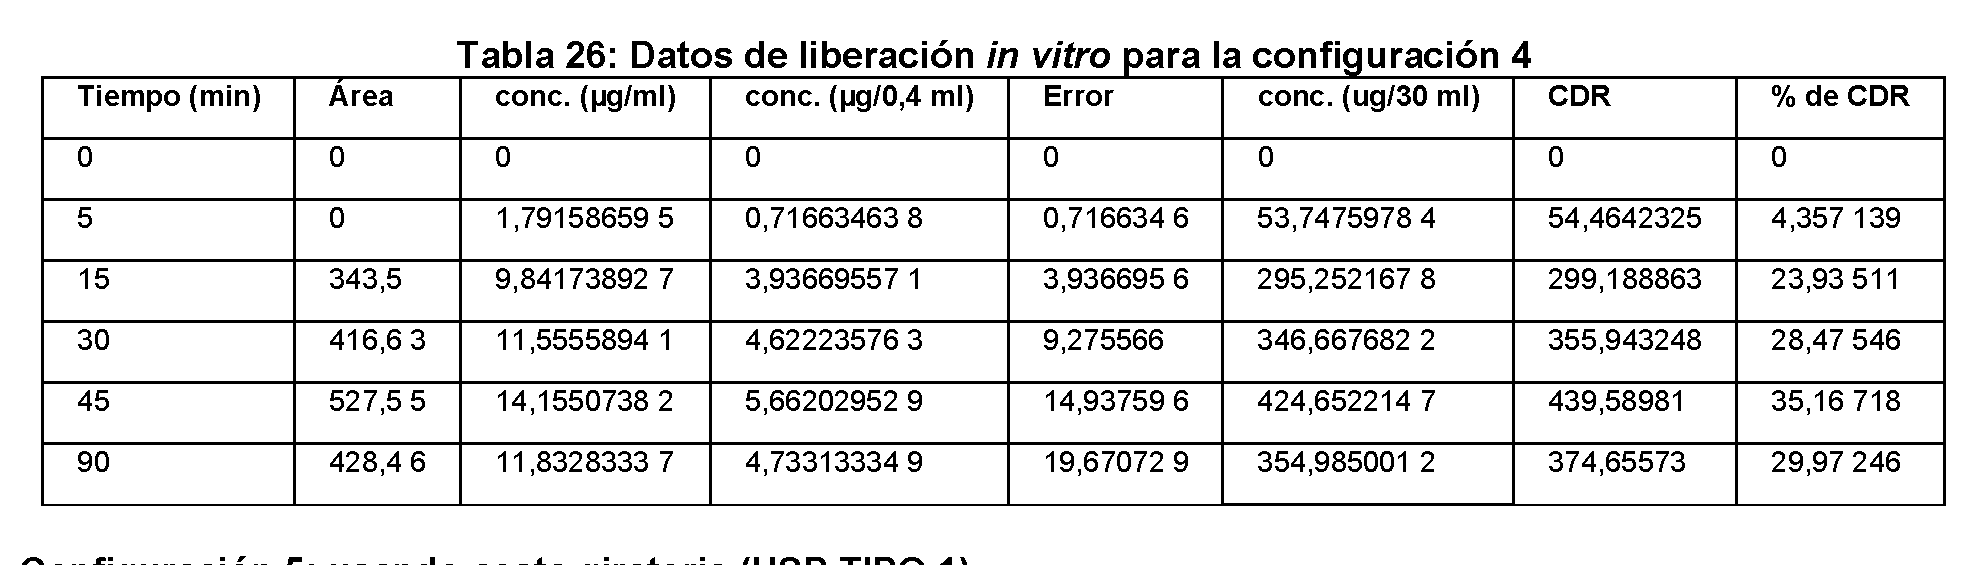
Configuración 5: usando cesta giratoria (USP TIPO 1)
Medio: Tampón de fosfato a pH 6,80; volumen: 30 ml; volumen de extracción: 500 μl; velocidad de agitación: 100 RPM; gránulos llenos: 140 mg sin cápsulas directamente en la cesta.

Configuración 6: usando un agitador magnético
Medio: Tampón de fosfato a pH 6,80; volumen: 30 ml; volumen de extracción: 500 μl; velocidad de agitación: 200 RPM; gránulos llenos: 140 mg en cápsula de gelatina, tamaño 2.
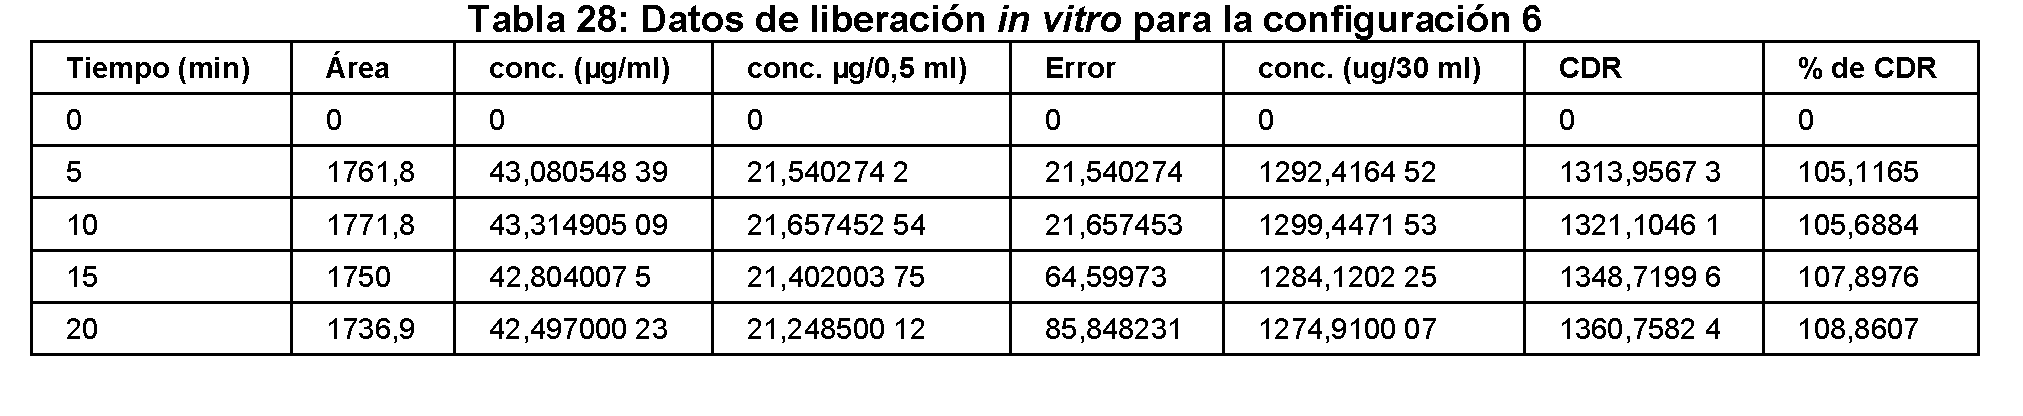
Configuración 7: usando un agitador magnético
Medio: Tampón de fosfato a pH 6,80; volumen: 30 ml; volumen de extracción: 500 μl; velocidad de agitación: 200 RPM; gránulos llenos: 140 mg en cápsula de gelatina, tamaño 2.

Basándose en los datos proporcionados en las Tablas 24 a 29, se puede observar que la leuprolida no se liberó de los gránulos a través de la membrana de diálisis (Configuración 1); se usó una cesta giratoria (USP TIPO 1) para la configuración 2 y la rotación de la cesta no pudo producir suficiente movimiento giratorio para mover/girar el material en el medio y, por lo tanto, el material junto con la gelatina se asentaron, lo que finalmente afectó a la liberación; la configuración 3 se realizó aumentando las RPM de la cesta (de 100 a 500), pero incluso después de aumentar las rpm de la cesta, se encontró que el % de CDR era del 24,75 %; la configuración 4 se realizó con un aumento de RPM y reemplazando la cápsula de gelatina por una cápsula de hipromelosa, en donde se encontró que el % de CDR era del 29,97 %; la configuración 5 se realizó en una cesta giratoria sin cápsula, se encontró que el % de CDR era del 90 %, lo que confirma que el material (gelatina/hipromelosa) puede aumentar la viscosidad y retardar la liberación de leuprolida de los gránulos; las configuraciones 6 y 7 se realizaron usando un agitador magnético para generar un giro adecuado de los medios a lo largo del análisis y se encontró que el % de CDR era del 108,8 % y del 102,6 %, respectivamente; todos los conjuntos de experimentos se realizaron a 37 °C y el cambio de temperatura afecta a la desintegración de la cápsula, El tiempo de desintegración a 25 °C fue de 12 min y el tiempo de desintegración a 37 °C fue inferior a 2 min.
Ensayo de liraglutida de sodio usando HPLC
Ensayo 1: Procedimiento: Se diluyeron aproximadamente 10,0 mg de gránulos tanto de PA 2 (Tabla 16F) como de PA 3+4 (Tabla 16G) con 10,0 ml de diluyente de HPLC (ACN al 10 % en agua D.I). Esto da una dispersión con una concentración teórica de 74 μg/ml para la liraglutida de sodio. La dispersión se sometió a sonicación durante 5,0 minutos en un baño ultrasónico y a continuación se filtró a través de un filtro de jeringa de 0,2 μm. a continuación, se inyectaron 20,0 μl de esta solución filtrada en el sistema de HPLC para determinar el contenido de péptido. Observación: A partir de la ecuación; y = 79,283x - 571,72 obtenida de los estudios de HPLC para el péptido, se encontró que el contenido de la formulación de liraglutida de sodio con gránulos de Labrasol ALF (PA 2) era del 44,4 % y del 25,4 % para la formulación de liraglutida de sodio con piperina y Solutol HS-15 (PA 3+4). (a) Ensayo de la formulación de liraglutida de sodio con piperina y Solutol HS-15: 67,39 % en agitación vorticial durante 2 minutos; (b) Ensayo de la formulación de liraglutida de sodio con gránulos de Labrasol ALF: 80,43 % en agitación vorticial durante 2 minutos; (c) Ensayo de la formulación de liraglutida de sodio con piperina y Solutol HS-15: 95,66 % en agitación vorticial durante 5 minutos; y (d) Ensayo de la formulación de liraglutida de sodio con gránulos de Labrasol ALF: 96,99 % en agitación vorticial durante 5 minutos.
Estudio de disolución de liraglutida
Medio: Tampón de fosfato a pH 6,80; volumen: 30 ml; volumen de extracción: 500 μl; velocidad de agitación: 200 RPM.


Observación: Se encontró que el % de CDR era del 112,85 % y del 93,64 % para la liraglutida PA 2 y PA 3+4, respectivamente. Se encontró que más del 50 % de la liraglutida de sodio se liberaba entre 5-7 minutos.
CUANTIFICACIÓN DEL NIVEL DE GLUCOSA E INSULINA GLARGINA EN PLASMA DE RATA CON DIABETES
INDUCIDA POR STZ
Los niveles de glucosa e insulina glargina en plasma se cuantificaron después de dosificar varias formulaciones de insulina glargina en el yeyuno medio en ratas S.D. con diabetes inducida por STZ.
Formulación de prueba I: Insulina glargina (Lantus®) - Aspecto: Solución para inyección en una pluma precargada; concentración: 100 UI/ml; condiciones de almacenamiento: 2-8 °C; dosis: 0,2 U/kg; vía: SC.
Formulación de prueba II: Formulación de insulina glargina - MIRA 1 (Glutatión reducido/picolinato de cromo de la Tabla 15A) Potenciador de la permeación 1 (PA 1 de la Tabla 16A) (solución oral en tampón TRIS) - Dosis: 1,7 U/animal; vía: yeyuno medio
Formulación de prueba III: Formulación de insulina glargina - PA 2 (de la Tabla 16B) y MIRA 2 (Ascorbato de sodio/óxido de vanadio de la Tabla 15B) (solución oral en tampón TRIS) - Dosis: 1,7 U/animal; vía: yeyuno medio. Observaciones: No se observó mortalidad después de la administración subcutánea y en el yeyuno medio de insulina glargina. Los signos clínicos observados son normales. Con respecto a los puntos temporales de muestreo, durante la dosificación, los puntos temporales de extracción de sangre fueron 0, 20, 40, 60, 120 y 150 minutos después de la dosis. - Se extrajeron 100 μl de sangre en un eppendorf precargado con Na-EDTA, procedente de una punción del seno retroorbitario. La sangre se centrifugó a 5000 rpm, 5 min, a 4 °C para obtener plasma. La glucosa se midió inmediatamente después de la extracción de sangre usando un glucómetro.
Tabla 32: Efecto de los tratam ientos con diferentes formulaciones en ratas con diabetes inducida por STZ
Estudio ELISA
Fuente: Invitron Ltd, Cat. N.° MBS495369
Principio: Este ELISA de glargina es un inmunoensayo de dos sitios, que emplea un anticuerpo monoclonal inmovilizado en pocillos de microvaloración y un anticuerpo soluble marcado con peroxidasa de rábano picante (HRP). Se incuba una muestra de plasma en el pocillo de microvaloración y, después de una etapa de lavado, se añade la solución de conjugado de anticuerpo-HRP. A una segunda incubación le sigue una etapa de lavado adicional para
eliminar el conjugado de anticuerpo-HRP no unido antes de la medición. Se añade un sustrato para la enzima a cada pocilio y, tras una breve incubación, se añade un reactivo adicional para terminar la reacción. La intensidad del color desarrollado en cada pocillo se cuantifica en un lector de placas de microvaloración configurado para registrar la luz transmitida a una longitud de onda de 450 nm (Protocolo del kit: Protocolo recomendado por el fabricante usado, Cat. N.° MBS495369)
Procedimiento: Llevar todos los componentes del kit y las muestras a temperatura ambiente antes de su uso. Ensamblar el número requerido de tiras recubiertas en el portaplacas. Las tiras que no se usen de inmediato se pueden almacenar dentro de una bolsa de polietileno sellada con desecante de gel de sílice. Asegurarse de llenar los espacios restantes en el portaplacas con tiras sin recubrimiento para garantizar una transferencia de calor uniforme durante la incubación. Añadir por pipeteo 100 μl de tampón de muestra en cada pocillo. Añadir por pipeteo 25 μl de estándar o muestra en los pocillos respectivos. Se recomienda que todos los estándares y muestras se analicen por duplicado. Colocar un sellador de placas e incubar durante 2 horas a temperatura ambiente (18-22 °C). Retirar el sellador de placas y realizar 3 ciclos de lavado con tampón de lavado de fuerza de trabajo enfriado* (300 μl cada ciclo) usando un lavador automático de placas. Añadir por pipeteo 100 μl de conjugado de anticuerpo de concentración de trabajo en cada pocillo. Colocar un sellador de placas e incubar durante 4 horas más a 4 °C (2-8 °C). Retirar el sellador de placas y realizar 3 ciclos de lavado con tampón de lavado de fuerza de trabajo enfriado* usando un lavador automático de placas. Añadir 100 μl de solución de sustrato a cada pocillo. Incubar durante 15 minutos a temperatura ambiente (18 22 °C) en la oscuridad. Añadir 100 μl de solución de parada a cada pocillo. Medir la transmisión de luz en un lector de placas de microvaloración ajustado a 450 nm y, si está disponible, con una sustracción de fondo medida a una DO de 620/650 nm. La figura 1 ilustra un gráfico que representa el perfil de conc. frente al tiempo de la insulina glargina (mU/l) de diferentes formulaciones.
Se encontró que la formulación de prueba Insulina glargina - MIRA 1 (glutatión reducido/picolinato de cromo) más potenciador de permeación 1 (PA 1) presentaba una biodisponibilidad relativa del 9,25 % y la formulación de prueba Insulina glargina - PA 2 y MIRA 2 (ascorbato de sodio/óxido de vanadio) presentaba una biodisponibilidad relativa del 28,86 %.
CUANTIFICACIÓN DEL NIVEL DE LEUPROLIDA EN PLASMA DE PERRO USANDO EL KIT ELISA
Formulación de prueba de referencia: LUPRODEX (Depósito): Concentración: Cada vial contiene 3,75 mg de acetato de leuprolida; fecha de fabricación: noviembre de 2017; fecha de caducidad: octubre de 2020; condiciones de almacenamiento: Conservar a temperatura ambiente (por debajo de 25 °C). No congelar; N.° de viales: 1 vial con diluyente.
Formulación de prueba FB: MIRA 5 (Tabla 15E) PA 2 (Tabla 16H): Aspecto: Cápsula de gelatina dura con tapa blanca y cuerpo blanco; concentración: Cada cápsula de 300 mg contiene 1,25 mg de acetato de leuprolida; fecha de fabricación: 21 de abril de 2018; fecha de caducidad: ND; condiciones de almacenamiento: Conservar a temperatura ambiente (por debajo de 25 °C); N.° de cápsulas de elementos de prueba: 70 cápsulas (1 frasco).
Formulación de prueba H: MIRA 2 (Tabla 15F) PA 2+3 (Tabla 161): Aspecto: Cápsula de gelatina dura con tapa blanca y cuerpo blanco; concentración: Cada cápsula de 300 mg contiene 1,25 mg de acetato de leuprolida; fecha de fabricación: 19 de abril de 2018; fecha de caducidad: ND; condiciones de almacenamiento: Conservar a temperatura ambiente (por debajo de 25 °C); N.° de cápsulas de elementos de prueba: 70 cápsulas (1 frasco).

Tabla 34: Diseño del estudio
Durante el período de administración de la dosis, los perros (Canis familiaris, raza: Beagle) se mantuvieron en ayunas (se permitió agua) durante una noche durante aprox. 12 horas antes y 4 horas después de la administración de la dosis. Después de la administración del fármaco, se observaron signos clínicos adversos en todos los animales hasta 720 horas después de la dosificación. El peso corporal de los perros usados en el estudio se registró antes de la dosificación.
Puntos temporales de muestreo
Se extrajeron aproximadamente 2 ml de muestra de sangre de cada perro para la dosificación subcutánea y oral en los siguientes puntos temporales: 0, 1, 2, 6, 12, 24, 48, 72, 96, 120, 240, 312, 360, 480 y 720 h (15 puntos en total) de la vena yugular en tubos recubiertos con K2EDTA etiquetados.
Detalles del estudio ELISA
Fuente: Cat. N.° S-1174 (Des-Gly10, D-Leu6, Pro-NHEt9)-LHRH (Leuprolida); protocolo del kit: Protocolo recomendado por el fabricante usado (Cat. N.° S1174)
Resultados: Se encontró que la formulación de prueba FB presentaba una biodisponibilidad relativa del 56,53 % y la formulación de prueba H presentaba una biodisponibilidad relativa del 16 %.
CUANTIFICACIÓN DEL NIVEL DE LIRAGLUTIDA EN PLASMA DE PERRO USANDO EL KIT ELISA
Formulación de prueba I: Liraglutida: Aspecto: Solución para inyección en una pluma precargada; concentración: 6 mg/ml; fecha de fabricación: 02/2017; fecha de caducidad: 07/2019; condiciones de almacenamiento: 2-8 °C; dosis: 0,6 mg/perro; vía: SC.
Formulación de prueba II (FA): MIRA 5 (Tabla 15E) PA 2 (Tabla 16F): Dosis: 12 mg (una cápsula)/perro; vía: Oral.
Formulación de prueba III (G): MIRA 5 (Tabla 15E) PA 3+4 (Tabla 16G): Dosis: 12 mg (una cápsula)/perro; vía: Oral

No se observó mortalidad después de la administración subcutánea y oral de liraglutida. Los signos clínicos observados son normales. El peso corporal de los perros usados en el estudio se registró antes de la dosificación. Durante el período de administración de la dosis, los perros (Canis lupus familiaris, raza: Beagle) se mantuvieron en ayunas (se permitió agua) durante una noche durante aprox. 12 horas antes y 4 horas después de la administración de la dosis. Durante la dosificación, los puntos temporales de extracción de sangre fueron 0, 20, 30, 60, 120, 180, 240 y 480 minutos después de la dosis. Se extrajeron 2 ml de sangre de la vena yugular en tubos recubiertos con K2EDTA etiquetados. La glucosa se midió inmediatamente después de la extracción de sangre usando un glucómetro.
Detalles del estudio ELISA
Fuente: Krishgen BioSystems, Cat. N.° KBI5020 Ver 2.0
Protocolo del kit: Protocolo recomendado por el fabricante usado (Cat. N.° KBI5020) Ver. 2.0: (1) Determinar pocillos para el estándar diluido, el blanco y la muestra. Preparar 5 pocillos para puntos estándar, 1 pocillo para el blanco. Añadir 50 μl de cada una de las diluciones de estándar (léase Preparación de reactivos), blanco y muestras en los pocillos apropiados, respectivamente. Y a continuación añadir 50 μl de liraglutida-biotina a cada pocillo inmediatamente. Agitar la placa suavemente (se recomienda usar un agitador de microplacas). Cubrir con un sellador de placas. Incubar durante 1 hora a 37 °C. La liraglutida-biotina puede parecer turbia. Calentar a temperatura ambiente y mezclar suavemente hasta que la solución parezca uniforme. (2) Aspirar la solución y lavar con 350 μl de solución de lavado 1x en cada pocillo con una botella atomizadora, una pipeta multicanal, un dispensador múltiple o un autolavador, y dejar reposar durante 1-2 minutos. Retirar completamente el líquido restante de todos los pocillos colocando la placa sobre papel absorbente. Repetir 3 veces. Después del último lavado, eliminar cualquier resto de tampón de lavado por aspiración o decantación. Invertir la placa y secar con papel absorbente. (3) Añadir 100 μl de solución de trabajo de estreptavidina-HRP a cada pocillo. Incubar durante 30 minutos a 37 °C después de cubrirlo con el sellador de placas. (4) Repetir el proceso de aspiración/lavado un total de 5 veces como se realizó en la etapa 2. (5) Añadir 90 μl de solución de sustrato a cada pocillo. Cubrir con un nuevo sellador de placas. Incubar durante 10 20 minutos a 37 °C (no exceder de 30 minutos). Proteger de la luz. El líquido se volverá azul por la adición de la solución de sustrato. (6) Añadir 50 μl de solución de parada a cada pocillo. El líquido se volverá de color amarillo por la adición de la solución de parada. Mezclar el líquido golpeando ligeramente el lateral de la placa. Si el cambio de color no parece uniforme, golpear suavemente la placa para asegurar una mezcla completa. (7) Retirar cualquier gota de agua y huella digital de la parte inferior de la placa y confirmar que no haya burbujas en la superficie del líquido. A continuación, ejecutar el lector de microplacas y realizar la medición a 450 nm inmediatamente.
Se encontró que la formulación de prueba FA (Mira 5 más liraglutida Labrasol) presentaba una biodisponibilidad relativa del 3,82 % y la formulación de prueba G (Mira 5 más liraglutida Solutol piperina) mostraba una
biodisponibilidad relativa del 3,57 %.
CUANTIFICACIÓN DE OCTREOTIDA EN PLASMA DE RATA USANDO EL KIT ELISA
Formulación de prueba I: Octreotida: Aspecto: Solución para inyección; concentración: 0,1 mg/ml; condiciones de almacenamiento: 2-8 °C; dosis: 10 μg/kg; vía: SC.
Formulación de prueba II: MIRA 3 (Tabla 15C) PA 1 (Tabla 16C) a dosificar en el intestino delgado distal (íleon) a ratas S.D. anestesiadas; dosis: 144 μg/animal; vía: Intestino delgado distal (íleon). Durante el experimento, los animales no estuvieron en ayunas.

No se observó mortalidad después de la administración subcutánea y en el intestino delgado distal (íleon) de octreotida. Los signos clínicos observados son normales. Durante la dosificación, los puntos temporales de extracción de sangre fueron 0, 7, 15, 30, 45, 60 y 90 min después de la dosis. - Se extrajeron 100 μl de sangre en un eppendorf precargado con Na-EDTA, procedente de una punción del seno retroorbitario. La sangre se centrifugó a 5000 rpm, 5 min, a 4 °C para obtener plasma.
Detalles del estudio ELISA
Fuente: PeninsulaLaboratories International, Inc, Cat. N.° S-1341.0001
Protocolo de kit: Protocolo recomendado por el fabricante usado (Cat. N.° S-1341.0001): En cada pocillo de la inmunoplaca, añadir 25 μl de antisuero (en tampón EIA). Añadir 25 μl de tampón EIA a los pocillos en blanco; incubar a temperatura ambiente durante 1 hora; añadir 50 μl de estándar o muestra (en diluyente). No lavar la placa antes de la adición. Añadir 50 μl de diluyente a los pocillos en blanco; incubar a temperatura ambiente durante 2 horas. Las preincubaciones más cortas pueden dar como resultado una menor sensibilidad; rehidratar el trazador Bt (en tampón EIA) y añadir 25 μl/pocillo; incubar a 4 °C durante una noche. Para obtener los mejores resultados, volver a equilibrar a TA antes de continuar; lavar la inmunoplaca 5 veces con 300 μl/pocillo de tampón EIA. Tener mucho cuidado con la contaminación cruzada entre los pocillos en el primer ciclo de lavado/dispensación. En cada ciclo de lavado, vaciar el contenido de la placa con un movimiento rápido de la muñeca, a continuación secar suavemente la parte superior del plato con toallas de papel. Dispensar 300 μl de tampón EIA en cada pocillo y agitar suavemente durante al menos unos segundos. El lavado a fondo es esencial. Añadir 100 μl/pocillo de estreptavidina-HRP. Golpear o centrifugar el vial de SAHRP para recoger todo el contenido líquido en el fondo del vial. Diluir 1/200 en tampón EIA (60 μl/12 ml) y agitar vorticialmente. Añadir 100 μl a todos los pocillos, incluyendo los blancos. Incubar a temperatura ambiente durante 1 hora. Lavar la inmunoplaca 5 veces (véase la etapa 7). Añadir 100 μl/pocillo de solución TMB. Añadir a todos los pocillos, incluyendo los blancos. Incubar a temperatura ambiente (normalmente de 30-60 minutos). Se puede leer el color azul en desarrollo a 650 nm y usar los datos para los cálculos. Terminar las reacciones añadiendo 100 μl de HCl 2 N por pocillo. Leer la absorbancia a 450 nm en diez minutos.
Se encontró que la formulación de prueba MIRA 3 (ácido úrico: vanadato de sodio) PA 1 presentaba una biodisponibilidad relativa del 0,41 %.
CUANTIFICACIÓN DE TERIPARATIDA EN PLASMA DE RATA USANDO EL KIT ELISA
Formulación de prueba I: Teriparatida; aspecto: Solución para inyección; concentración: 600 μg/2,4 ml; condiciones de almacenamiento: 2-8 °C; dosis: 10 μg/animal; vía: SC.
Formulación de prueba II: Se dosificó MIRA 4 (Tabla 15D) más PA1 (Tabla 16D) en el intestino delgado distal (íleon) a una dosis de 240 μg/animal en ratas anestesiadas; dosis: 240 μg/animal; vía: Intestino delgado distal (íleon).
Formulación de prueba III: Se dosificó MIRA 1 (Tabla 15A) más PA3 (Tabla 16E) en el intestino delgado distal (íleon) a una dosis de 240 μg/animal en ratas S.D. anestesiadas; dosis: 240 μg/animal; vía: Intestino delgado distal (íleon).

Tabla 37: Diseño del estudio
Durante el experimento, los animales no estuvieron en ayunas. No se observó mortalidad después de la administración subcutánea y en el intestino delgado distal (íleon) de teriparatida. Los signos clínicos observados son normales. Durante la dosificación, los puntos temporales de extracción de sangre fueron 0, 7, 15, 30, 45, 60 y 90 min después de la dosis. - Se extrajeron 100 μl de sangre en un eppendorf precargado con Na-EDTA, procedente de una punción del seno retroorbitario. La sangre se centrifugó a 5000 rpm, 5 min, a 4 °C de temperatura para obtener plasma. Detalles del estudio ELISA
Fuente: Immutopics Cat. N.° 60-3900.
Protocolo de k it: Protocolo recomendado por el fabricante usado (Cat. N.° 60-3900): Colocar un número suficiente de tiras recubiertas de estreptavidina en un soporte para ejecutar estándares de PTH, controles y muestras desconocidas; añadir por pipeteo 150 μl de estándar, control o muestra en el pocillo designado o mapeado. Congelar los estándares y controles restantes tan pronto como sea posible después de su uso; añadir por pipeteo 50 μl de la solución de anticuerpo de trabajo que consiste en 1 parte de anticuerpo HRP y 1 parte de anticuerpo biotinilado en cada pocillo; cubrir la placa con un sellador de placas y a continuación cubrir con papel de aluminio para evitar la exposición a la luz; incubar la placa a temperatura ambiente durante tres (3) horas en un rotador horizontal ajustado a 180-220 RPM; retirar el papel de aluminio y el sellador de placas. Con un lavador automático de placas de microvaloración, aspirar el contenido de cada pocillo. Lavar cada pocillo cinco veces dispensando 350 μl de solución de lavado de trabajo en cada pocillo y a continuación aspirando completamente el contenido. También se puede usar un dispositivo de aspiración adecuado; añadir por pipeteo 200 μl de sustrato ELISA HRP en cada uno de los pocillos; volver a cubrir la placa con el sellador de placas y papel de aluminio. Incubar a temperatura ambiente durante 30 minutos en un rotador horizontal ajustado a 180-220 RPM; retirar el papel de aluminio y el sellador de placas. Leer la absorbancia a 620 nm (véase la nota) en 5 minutos en un lector de placas de microvaloración frente a los pocillos estándar de 0 μg/ml como blanco; añadir por pipeteo inmediatamente 50 μl de solución de parada ELISA en cada uno de los pocillos. Mezclar en un rotador horizontal durante 1 minuto; leer la absorbancia a 450 nm en 10 minutos en un lector de placas de microvaloración frente a un blanco de reactivo de 200 μl de sustrato y 50 μl de solución de parada; si la corrección de longitud de onda dual está disponible, configurar la longitud de onda de medición en 450 nm y la longitud de onda de referencia con respecto a la absorbancia usada en la etapa n.° 9.
Se encontró que la formulación de prueba MIRA 4 (ascorbato de sodio: gluconato de manganeso) más PA 1 presentaba una biodisponibilidad relativa del 0,89 %. La formulación de prueba MIRA 1 (glutatión reducido/picolinato de cromo) más PA3 mostró una biodisponibilidad relativa del 0,89 %.
Ventajas de la invención
La presente divulgación proporciona una composición farmacéutica que puede superar las deficiencias asociadas con las composiciones informadas de la técnica anterior.
La presente divulgación proporciona una composición farmacéutica para el suministro eficaz de un péptido.
La presente divulgación proporciona una composición farmacéutica para el suministro oral de un péptido.
La presente divulgación proporciona una composición farmacéutica que proporciona protección, al menos en parte, al péptido frente a la degradación proteolítica tras la ingestión oral.
La presente divulgación proporciona una composición farmacéutica que aumenta la biodisponibilidad del péptido. La presente divulgación proporciona una composición farmacéutica que es segura.
La presente divulgación proporciona una composición farmacéutica que es rentable, fácil de preparar y tiene una larga vida útil.
Claims (15)
1. Una composición farmacéutica que comprende:
una cantidad farmacéuticamente eficaz de al menos un péptido; y
una cantidad farmacéuticamente aceptable de una combinación de:
(a) al menos un metal en forma de cualquiera de, o una combinación de, una sal del mismo y un complejo del mismo; y
(b) al menos un agente reductor,
en donde, dicho al menos un metal se selecciona de cualquiera de, o una combinación de:
óxido de vanadio (V), vanadato de sodio, sulfato de vanadio, sulfato de vanadilo, biguanida de vanadio, bis(maltolato) de oxovanadio (IV), acetato de vanadio, picolinato de vanadilo, citrato de vanadilo, picolinato de cromo, polinicotinato de cromo, nicotinato de cromo, cloruro de cromo, acetato de cromo, gluconato de manganeso, sulfato de manganeso, permanganato de potasio y cloruro de manganeso.
2. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un metal se selecciona de cualquiera de, o una combinación de: óxido de vanadio (V), vanadato de sodio y sulfato de vanadio, y en donde la composición farmacéutica comprende dicho al menos un metal en una cantidad que varía de 0,01 mg a 15 mg por dosis unitaria.
3. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un metal se selecciona de cualquiera de, o una combinación de: óxido de vanadio (V), vanadato de sodio y sulfato de vanadio.
4. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un metal se selecciona de cualquiera de, o una combinación de: picolinato de cromo y cloruro de cromo, y en donde la composición farmacéutica comprende dicho al menos un metal en una cantidad que varía de 0,02 mg a 0,5 mg por dosis unitaria.
5. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un metal se selecciona de cualquiera de, o una combinación de: picolinato de cromo y cloruro de cromo.
6. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un metal se selecciona de cualquiera de, o una combinación de: permanganato de potasio y gluconato de manganeso, y en donde la composición farmacéutica comprende dicho al menos un metal en una cantidad que varía de 0,1 mg a 10 mg por dosis unitaria.
7. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un metal se selecciona de cualquiera de, o una combinación de: gluconato de manganeso y permanganato de potasio.
8. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un péptido presenta un peso molecular igual o inferior a 60 kDa.
9. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un péptido se selecciona de un grupo que comprende: insulina, un análogo de insulina, insulina lispro, insulina PEGlispro, insulina aspart, insulina glulisina, insulina glargina, insulina detemir, insulina n Ph , insulina degludec, insulina humana B29K(N(£)hexadecanodioil-Y-L-Glu) A14E B25H desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu-OEG-OEG) desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu) A14E B2 5 H desB30, insulina humana B29K(N(£)eicosanodioil-Y-L-Glu) A14E B25H desB30, insulina humana B29K(N(£)octadecanodioil-Y-L-Glu-OEG-OEG)
A14E B25h desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B25H desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B16H B25H desB30, insulina humana B29K(N(£)hexadecanodioil-Y-L-Glu) A14E B16H B25H desB30, insulina humana B29K(N(£)eicosanedioil-Y-L-Glu-OEG-OEG) A14E B16H B25H desB30, insulina humana B29K(N(£)octadecanodioil) A14E B25H desB30, GLP-1, un análogo de GLP-1, un análogo de GLP-1 acilado, un análogo de GLP-1 diacilado, semaglutida, liraglutida, exenatida, lixizenatida, un agonista dual del receptor GLP-1 y el receptor de glucagón, amilina, un análogo de amilina, pramlintida, un análogo de somatostatina, octreotida, lanreotida, pasireotida, goserrelina, buserrelina, leptina, un análogo de leptina, metreleptina, péptido YY, un análogo del péptido YY, glatiramer, leuprolida, teriparatida, desmopresina, hormona del crecimiento humano, un análogo de la hormona del crecimiento humano, un antibiótico glucopeptídico, un antibiótico peptídico no ribosómico cíclico o policíclico glucosilado, vancomicina, teicoplanina, telavancina, bleomicina, ramoplanina, decaplanina, bortezomib, cosintropina, gonadotropina coriónica, menotropina, sermorelina, hormona liberadora de hormona luteinizante, somatropina, calcitonina, calcitonina de salmón, pentagastrina, oxitocina, neseritida, anakinra, enfuvirtida, pegvisomant, dornasa alfa, lepirudina, anidulafungina, eptifibatida, interferón alfacón-1, interferón alfa-2a, interferón alfa-2b, interferón beta-1a, interferón beta-1 b, interferón gamma-1 b, peginterferón alfa-2a, peginterferón alfa-2b, peginterferón beta-1a, fibrinolisina, vasopresina, aldesleucina, epoyetina alfa, darbepoyetina alfa, epoyetina beta, epoyetina delta, epoyetina omega, epoyetina zeta, filgrastim, interleucina-11, ciclosporina, glucagón, urocinasa, viomicina, hormona liberadora de tirotropina, leucina-encefalina, metioninaencefalina, sustancia P, hormona adrenocorticotrópica, hormona paratiroidea y sales farmacéuticamente aceptables de los mismos.
10. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un péptido y dicho al menos un metal en forma de cualquiera de, o una combinación de, una sal del mismo y un complejo del mismo están presentes en forma físicamente separada en dicha composición farmacéutica.
11. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un péptido y dicho al menos un metal en forma de cualquiera de, o una combinación de, una sal del mismo y un complejo del mismo están presentes en compartimentos separados.
12. La composición farmacéutica según la reivindicación 1, en donde dicha composición farmacéutica está presente en forma de cualquiera de una cápsula en cápsula y un comprimido en cápsula.
13. La composición farmacéutica según la reivindicación 1, en donde dicho al menos un agente reductor se selecciona de cualquiera de, o una combinación de, ácido ascórbico, glutatión reducido, cisteína, ácido úrico, azúcar reductor, gliceraldehído, a-tocoferol, vitamina A, ácido a-lipoico, ácido dihidro-a-lipoico, glucosa, galactosa, lactosa, maltosa, compuesto que contiene tiol, un tiómero y sales farmacéuticamente aceptables de los mismos.
14. La composición farmacéutica según la reivindicación 1, en donde dicha composición farmacéutica comprende el al menos un agente reductor en una cantidad que varía de 1 mg a 1000 mg por dosis unitaria.
15. La composición farmacéutica según la reivindicación 1, en donde dicha composición farmacéutica se formula como una forma farmacéutica oral sólida y una forma farmacéutica oral líquida, con la condición de que cuando dicha composición farmacéutica se formule como una forma farmacéutica oral líquida, la composición farmacéutica comprenda agua en una cantidad inferior al 5 % v/v.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| IN201711033555 | 2017-09-21 | ||
| PCT/IB2018/057209 WO2019058273A1 (en) | 2017-09-21 | 2018-09-19 | PHARMACEUTICAL COMPOSITIONS FOR THE ADMINISTRATION OF A PEPTIDE |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2951918T3 true ES2951918T3 (es) | 2023-10-25 |
Family
ID=65810723
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES18849471T Active ES2951918T3 (es) | 2017-09-21 | 2018-09-19 | Composición farmacéutica para suministro de un péptido |
Country Status (21)
| Country | Link |
|---|---|
| US (2) | US11389474B2 (es) |
| EP (1) | EP3509573B1 (es) |
| JP (3) | JP7744741B2 (es) |
| KR (1) | KR102542671B1 (es) |
| CN (1) | CN109843274A (es) |
| AU (1) | AU2018336135B2 (es) |
| CL (1) | CL2020000440A1 (es) |
| DK (1) | DK3509573T3 (es) |
| EA (1) | EA202090317A1 (es) |
| ES (1) | ES2951918T3 (es) |
| HR (1) | HRP20230799T1 (es) |
| HU (1) | HUE062587T2 (es) |
| IL (1) | IL273451B2 (es) |
| MX (1) | MX2020002437A (es) |
| PL (1) | PL3509573T3 (es) |
| PT (1) | PT3509573T (es) |
| SG (1) | SG11201901402PA (es) |
| SI (1) | SI3509573T1 (es) |
| TW (1) | TWI751379B (es) |
| WO (1) | WO2019058273A1 (es) |
| ZA (1) | ZA202001393B (es) |
Families Citing this family (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| TWI751379B (zh) * | 2017-09-21 | 2022-01-01 | 奧孟亞股份有限公司 | 用於遞送胜肽之藥物組合物 |
| PL3886814T3 (pl) | 2018-11-26 | 2025-04-07 | The Procter & Gamble Company | Stały preparat farmaceutyczny zawierający kwas liponowy i jego zastosowanie |
| WO2020183318A1 (en) * | 2019-03-08 | 2020-09-17 | Anya Biopharm Inc. | Oral formulation and treatment of pth analog. |
| KR102216578B1 (ko) * | 2019-09-05 | 2021-02-17 | 주식회사 아이큐어비앤피 | 테리파라타이드를 포함하는 경구용 약학 조성물 및 이의 제조방법 |
| KR102253318B1 (ko) * | 2020-06-02 | 2021-05-18 | (주)위바이오트리 | 금속 상 변환 화합물 및 이의 제조 방법 |
| EP4226918A1 (en) * | 2022-02-15 | 2023-08-16 | Filip Majewski | Pharmaceutical single dosage form for oral delivery of peptides |
| WO2025037993A1 (en) | 2023-08-13 | 2025-02-20 | Filip Majewski | Dosage form for peptide agents |
| US20260077020A1 (en) * | 2025-09-26 | 2026-03-19 | Danielle Marie Le Roux | Oral peptide pharmaceutical composition that facilitates enhanced oral absorption |
Family Cites Families (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US6376549B1 (en) * | 1998-09-17 | 2002-04-23 | Akesis Pharmaceuticals, Inc. | Metforimin-containing compositions for the treatment of diabetes |
| US20060134226A1 (en) * | 2004-11-16 | 2006-06-22 | Todd Leonard | Compositions useful to treat ocular neovascular diseases and macular degeneration |
| EP2722054B1 (en) | 2005-09-06 | 2018-03-21 | Oramed Pharmaceuticals Inc. | Methods and compositions for oral administration of proteins |
| ATE509624T1 (de) * | 2005-12-23 | 2011-06-15 | Nutricia Nv | Zusammensetzung enthaltend mehrfach ungesättigte fettsäuren, proteine, mangan und/oder molybden und nukleotide/nukleoside, zur behandlung von demenz |
| US20130316029A1 (en) * | 2010-12-21 | 2013-11-28 | Nestec S.A. | Methods and compositions suitable for managing blood glucose in animals |
| CN103458873B (zh) | 2011-04-14 | 2016-04-13 | 诺沃—诺迪斯克有限公司 | 用于口服肽递送的脂肪酸酰化的氨基酸 |
| CN103861086A (zh) * | 2014-03-07 | 2014-06-18 | 东营倍康生物科技有限公司 | 一种苦瓜肽阿拉伯糖复合片的制作方法 |
| DK3006045T3 (en) | 2014-10-07 | 2017-07-17 | Cyprumed Gmbh | Pharmaceutical formulations for oral administration of peptide or protein drugs |
| EP3359181A1 (en) * | 2015-10-07 | 2018-08-15 | Cyprumed GmbH | Pharmaceutical formulations for the oral delivery of peptide drugs |
| TWI751379B (zh) * | 2017-09-21 | 2022-01-01 | 奧孟亞股份有限公司 | 用於遞送胜肽之藥物組合物 |
-
2018
- 2018-09-13 TW TW107132324A patent/TWI751379B/zh active
- 2018-09-19 HU HUE18849471A patent/HUE062587T2/hu unknown
- 2018-09-19 SI SI201830954T patent/SI3509573T1/sl unknown
- 2018-09-19 PL PL18849471.0T patent/PL3509573T3/pl unknown
- 2018-09-19 ES ES18849471T patent/ES2951918T3/es active Active
- 2018-09-19 JP JP2019528818A patent/JP7744741B2/ja active Active
- 2018-09-19 EA EA202090317A patent/EA202090317A1/ru unknown
- 2018-09-19 PT PT188494710T patent/PT3509573T/pt unknown
- 2018-09-19 AU AU2018336135A patent/AU2018336135B2/en active Active
- 2018-09-19 HR HRP20230799TT patent/HRP20230799T1/hr unknown
- 2018-09-19 US US16/324,008 patent/US11389474B2/en active Active
- 2018-09-19 WO PCT/IB2018/057209 patent/WO2019058273A1/en not_active Ceased
- 2018-09-19 KR KR1020197003703A patent/KR102542671B1/ko active Active
- 2018-09-19 DK DK18849471.0T patent/DK3509573T3/da active
- 2018-09-19 MX MX2020002437A patent/MX2020002437A/es unknown
- 2018-09-19 CN CN201880003234.8A patent/CN109843274A/zh active Pending
- 2018-09-19 EP EP18849471.0A patent/EP3509573B1/en active Active
- 2018-09-19 SG SG11201901402PA patent/SG11201901402PA/en unknown
-
2020
- 2020-02-21 CL CL2020000440A patent/CL2020000440A1/es unknown
- 2020-03-04 ZA ZA2020/01393A patent/ZA202001393B/en unknown
- 2020-03-19 IL IL273451A patent/IL273451B2/en unknown
-
2022
- 2022-06-02 US US17/831,017 patent/US12208118B2/en active Active
- 2022-07-12 JP JP2022111628A patent/JP2022132375A/ja active Pending
-
2024
- 2024-06-13 JP JP2024096206A patent/JP7886581B2/ja active Active
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US12208118B2 (en) | Pharmaceutical compositions for delivery of peptide | |
| US10905744B2 (en) | Pharmaceutical formulations for the oral delivery of peptide drugs | |
| EP3204045B1 (en) | Pharmaceutical formulations for the oral delivery of peptide or protein drugs | |
| JP2021520391A (ja) | 治療用ペプチド及び治療用タンパク質の経粘膜送達のための薬学的組成物 | |
| JP6910950B2 (ja) | 固形経口剤形 | |
| WO2018065634A1 (en) | Pharmaceutical compositions for the nasal delivery of peptide or protein drugs | |
| JP2022522550A (ja) | 副甲状腺ホルモンアナログの経口製剤および治療 | |
| CA3072864C (en) | Pharmaceutical compositions for delivery of peptide | |
| BR112020005363B1 (pt) | Composição farmacêutica | |
| EA044859B1 (ru) | Фармацевтическая композиция для доставки пептида | |
| JP2013501043A5 (es) |