FR2477140A1 - Procede de preparation d'a-cetoxy ou a-propionyloxy-propionaldehyde - Google Patents
Procede de preparation d'a-cetoxy ou a-propionyloxy-propionaldehyde Download PDFInfo
- Publication number
- FR2477140A1 FR2477140A1 FR8104133A FR8104133A FR2477140A1 FR 2477140 A1 FR2477140 A1 FR 2477140A1 FR 8104133 A FR8104133 A FR 8104133A FR 8104133 A FR8104133 A FR 8104133A FR 2477140 A1 FR2477140 A1 FR 2477140A1
- Authority
- FR
- France
- Prior art keywords
- carbon monoxide
- reaction
- extraction
- hydroformylation
- vinyl acetate
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
Classifications
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J31/00—Catalysts comprising hydrides, coordination complexes or organic compounds
- B01J31/26—Catalysts comprising hydrides, coordination complexes or organic compounds containing in addition, inorganic metal compounds not provided for in groups B01J31/02 - B01J31/24
- B01J31/28—Catalysts comprising hydrides, coordination complexes or organic compounds containing in addition, inorganic metal compounds not provided for in groups B01J31/02 - B01J31/24 of the platinum group metals, iron group metals or copper
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C45/00—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds
- C07C45/49—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by reaction with carbon monoxide
- C07C45/50—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by reaction with carbon monoxide by oxo-reactions
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C47/00—Compounds having —CHO groups
- C07C47/02—Saturated compounds having —CHO groups bound to acyclic carbon atoms or to hydrogen
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/28—Preparation of carboxylic acid esters by modifying the hydroxylic moiety of the ester, such modification not being an introduction of an ester group
- C07C67/29—Preparation of carboxylic acid esters by modifying the hydroxylic moiety of the ester, such modification not being an introduction of an ester group by introduction of oxygen-containing functional groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/36—Preparation of carboxylic acid esters by reaction with carbon monoxide or formates
- C07C67/38—Preparation of carboxylic acid esters by reaction with carbon monoxide or formates by addition to an unsaturated carbon-to-carbon bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/003—Esters of saturated alcohols having the esterified hydroxy group bound to an acyclic carbon atom
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/02—Esters of acyclic saturated monocarboxylic acids having the carboxyl group bound to an acyclic carbon atom or to hydrogen
- C07C69/12—Acetic acid esters
- C07C69/14—Acetic acid esters of monohydroxylic compounds
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/02—Esters of acyclic saturated monocarboxylic acids having the carboxyl group bound to an acyclic carbon atom or to hydrogen
- C07C69/22—Esters of acyclic saturated monocarboxylic acids having the carboxyl group bound to an acyclic carbon atom or to hydrogen having three or more carbon atoms in the acid moiety
- C07C69/24—Esters of acyclic saturated monocarboxylic acids having the carboxyl group bound to an acyclic carbon atom or to hydrogen having three or more carbon atoms in the acid moiety esterified with monohydroxylic compounds
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/52—Esters of acyclic unsaturated carboxylic acids having the esterified carboxyl group bound to an acyclic carbon atom
- C07C69/533—Monocarboxylic acid esters having only one carbon-to-carbon double bond
- C07C69/54—Acrylic acid esters; Methacrylic acid esters
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/66—Esters of carboxylic acids having esterified carboxylic groups bound to acyclic carbon atoms and having any of the groups OH, O—metal, —CHO, keto, ether, acyloxy, groups, groups, or in the acid moiety
- C07C69/67—Esters of carboxylic acids having esterified carboxylic groups bound to acyclic carbon atoms and having any of the groups OH, O—metal, —CHO, keto, ether, acyloxy, groups, groups, or in the acid moiety of saturated acids
- C07C69/716—Esters of keto-carboxylic acids or aldehydo-carboxylic acids
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J2231/00—Catalytic reactions performed with catalysts classified in B01J31/00
- B01J2231/30—Addition reactions at carbon centres, i.e. to either C-C or C-X multiple bonds
- B01J2231/32—Addition reactions to C=C or C-C triple bonds
- B01J2231/321—Hydroformylation, metalformylation, carbonylation or hydroaminomethylation
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J2531/00—Additional information regarding catalytic systems classified in B01J31/00
- B01J2531/80—Complexes comprising metals of Group VIII as the central metal
- B01J2531/82—Metals of the platinum group
- B01J2531/822—Rhodium
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02P—CLIMATE CHANGE MITIGATION TECHNOLOGIES IN THE PRODUCTION OR PROCESSING OF GOODS
- Y02P20/00—Technologies relating to chemical industry
- Y02P20/50—Improvements relating to the production of bulk chemicals
- Y02P20/584—Recycling of catalysts
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Inorganic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Materials Engineering (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
Abstract
L'INVENTION CONCERNE UN PROCEDE DE PREPARATION D'A-ACETOXY OU A-PROPIONYLOXY-PROPIONALDEHYDE. SELON L'INVENTION: I)ON HYDROFORMYLE DE L'ACETATE DE VINYLE OU DU PROPIONATE DE VINYLE AVEC UN MELANGE D'HYDROGENE ET DE MONOXYDE DE CARBONE DANS UN SOLVANT ORGANCQUE, EN PRESENCE D'UN COMPLEXE DE RHODIUM SENSIBLEMENT INSOLUBLE DANS L'EAU ET D'UNE PHOSPHINE TRISUBSTITUEE; II)ON SOUMET LE MILIEU REACTIONNEL OBTENU DANS L'ETAPE I A UNE EXTRACTION PAR UN MILIEU AQUEUX, DE FACON A LE SEPARER EN UNE COUCHE AQUEUSE CONTENANT L'A-ACETOXY- OU A-PROPIONYLOXY-PROPIONALDEHYDE ET UNE COUCHE ORGANIQUE CONTENANT LES ELEMENTS CATALYSEURS, ET III)ON RECYCLE LA COUCHE ORGANIQUE OBTENUE DANS L'ETAPE II A L'ETAPE D'HYDROFORMYLATION, C'EST-A-DIRE L'ETAPE I.
Description
L'invention est relative à un procédé de préparation d'a-acétoxy- ou a-propionyloxy-propionaldéhyde par hydroformylation d'acétate de vinyle ou de propionate de vinyle en utilisant un complexe de rhodium en tant qu'élément catalyseur principal. Cette réaction est représentée par l'équation suivante
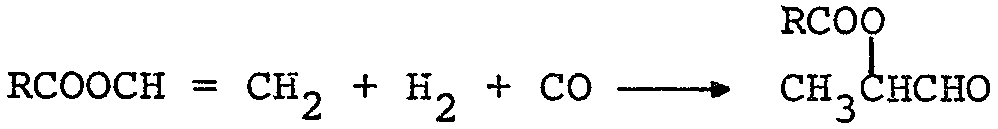
dans laquelle R est un radical méthyle ou éthyle.
dans laquelle R est un radical méthyle ou éthyle.
L'a-acétoxypropionaldéhyde et 1' a-propionyloxypropio- naldéhyde sont des matériaux de départ très utiles dans l'industrie pour diverses synthèses organiques comprenant la préparation d'acide lactique, d'esters d'acide lactique et de thréonine, par exemple.
Il est bien connu que l'hydroformylation de l'acétate de vinyle et du propionate de vinyle en utilisant un catalyseur au complexe de rhodium fournit un a-acétoxypropionaldéhyde et un a-propionyloxypropionaldéhyde, respectivement, avec des rendements relativement élevés (par exemple le Brevet britannique No 980 239; Journal of the Chemical Society, (A) 2753 (1970); Brevet Etats-Unis No 4 072 709). I1 est bien connu que les complexes de rhodium sont très coteaux.En conséquence, pour la production d'a-acétoxy- ou a-propionyloxy-propionaldéhyde à une échelle commerciale par hydroformylation d'acétate de vinyle ou de propionate de vinyle, il est particulièrement important, du point de vue technologique, de séparer d'une manière efficace le produit, par exemple l'a-acétoxy- ou l'a-propionyloxy-propionaldéhyde, qui est relativement instable thermiquement aussi bien que chimiquement, du milieu réactionnel contenant le complexe de rhodium, et de réutiliser le catalyseur en le recyclant tout en conservant l'activité catalytique du complexe de rhodium. Cependant, on ne peut trouver aucun rapport de recherches ayant pour objectif une solution à ces problèmes techniques. Dans les procédés antérieurs, ces problèmes techniques n'ont jamais été résolus.Pour isoler l'a- acétoxy- ou l'a-propionyloxy-propionaldéhyde du mélange de la réaction d' hydroformylation, les procédés antérieurs connus mettent en oeuvre une distillation. Des recherches detaillées faites par les inventeurs du présent procede ont montré que la séparation du produit aldéhyde par distillation présente, entre autres, les problèmes suivants : a) l' -acétoxy- ou a-propionyloxy-propionaldéhyde subit des réactions secondaires non désirables, telles que des réactions de décarboxylation, polycondensation et oxydation, sous les conditions de distillation et b) une réaction d'hydroformylation répétée suivie par une séparation par distillation a pour résultat une diminution de l'activité catalytique du complexe de rhodium recyclé et réutilisé lorsque le nombre de répétitions augmente et, en méme temps, des sous-produits à point d'ébullition élevé s'accumulent. Une telle séparation par distillation ne peut en conséquence etre utilisée à l'échelle industrielle.
Selon l'invention, on fournit un procédé de préparation d' a-acétoxypropionaldéhyde et d' a-propionyloxypropion- aldéhyde selon lequel
i) on hydroformyle de l'acétate de vinyle ou du propionate de vinyle avec un mélange d'hydrogène et de monoxyde de carbone dans un solvant organique, en présence d'un complexe de rhodium sensiblement insoluble dans l'eau et d'une phosphine trisubstituée,
ii) on soumet le mélange réactionnel obtenu à l'étape i) à une extraction par un milieu aqueux, de façon à le séparer en une couche aqueuse contenant l'a-acétoxypropionaldehyde ou l'a-propionyloxypropionaldehyde et une couche organique contenant les éléments catalyseurs, et
iii) on recycle la couche organique résidu d'extraction) obtenue à l'étape ii) vers l'étape d'hydroformylation, c'està-dire l'étape i).
Dans ce procédé, l'a-acétoxy- ou a-propionyloxy- propionaldéhyde peut être extrait du mélange réactionnel jusque dans la couche aqueuse, de façon efficace.
En outre, quand la couche organique contenant les éléments catalyseurs est recyclée vers l'étape dthydroformy- lation, l'activité catalytique peut être conservée à un niveau satisfaisant, tandis que la perte de complexe de rhodium et de phosphine trisubstituée due à la dissolution dans la couche aqueuse au cours de l'étape d'extraction est très faible. En conséquence, le procédé selon l'invention permet de préparer de l'a-acétoxy- ou a-propionyloxy-propionaldéhyde par hydroformylation d'acétate de vinyle ou de propionate de vinyle d'une façon avantageuse à échelle industrielle.
Quand on prend en considération l'équilibre entre les parties hydrophile et hydrophobe telles qu'on peut les estimer à partir de la formule structural de l'a-acétoxy- ou a-propionyloxy-propionaldéhyde, il est tout à fait surprenant que les aldéhydes mentionnés ci-dessus puissent être séparés de façon très efficace par extraction du mélange réactionnel d'hydroformylation avec un milieu aqueux.
Eu égard à l'étape d'extraction à l'aide d'un milieu aqueux, le solvant organique à utiliser conformément à l'invention est un solvant sensiblement insoluble dans l'eau.
On peut citer un grand nombre de solvants susceptibles d'être utilisés. Cependant, au vu des solubilités des éléments catalyseurs, de la perte en éléments catalyseurs due à leur dissolution dans la couche aqueuse, du prix, des propriétés -phy- siques également appropriées pour l'étape ultérieure de sepa- ration, de la stabilité chimique, du résultat de la réaction d'hydroformylation, etc., on peut mentionner comme composés désirables, des hydrocarbures aromatiques facultativement substitués par au moins un radical alkyle inférieur tels que le benzène, le toluène, le xylène et l'éthylbenzène, et des hydrocarbures alicycliques saturés, substitués ou non substitués, tels que le cyclohexane et le méthylcyclohexane. On préfère particulièrement le benzène, le toluène et le xylène.
Comme complexe de rhodium, on peut utiliser tout complexe de rhodium qui est actif en tant que catalyseur d'hydroformylation sous des conditions d'hydroformylation et qui est sensiblement insoluble dans le milieu aqueux. On connait un grand nombre de tels complexes de rhodium. La plupart des complexes de rhodium connus peuvent être utilisés dans le procédé selon l'invention.On peut citer, à titre d'exemples,
HRh(CO)(PA3)3 (A = radical aryle), RhCl(PA3)3 , Rh(acac)3 (acac = radical acétylacétonate), Rh(OAc)3 (OAc = radical acétoxy), Rh4(CO)12 r Rh6(CO)16 t CRh(Co)2(PA3)2l2 et Rh203. Du point de vue de l'activité catalytique, de la solu bilité, de la facilité de manipulation, etc., on préfère les complexes de rhodium du type HRh(CO) (PA3)3. En ce qui concerne la façon d'ajouter le complexe de rhodium, on peut mettre en oeuvre une méthode selon laquelle on prépare une solution de catalyseur dans un réacteur indépendant, de façon usuelle, et on introduit cette solution dans le réacteur d'hydroformylation.
HRh(CO)(PA3)3 (A = radical aryle), RhCl(PA3)3 , Rh(acac)3 (acac = radical acétylacétonate), Rh(OAc)3 (OAc = radical acétoxy), Rh4(CO)12 r Rh6(CO)16 t CRh(Co)2(PA3)2l2 et Rh203. Du point de vue de l'activité catalytique, de la solu bilité, de la facilité de manipulation, etc., on préfère les complexes de rhodium du type HRh(CO) (PA3)3. En ce qui concerne la façon d'ajouter le complexe de rhodium, on peut mettre en oeuvre une méthode selon laquelle on prépare une solution de catalyseur dans un réacteur indépendant, de façon usuelle, et on introduit cette solution dans le réacteur d'hydroformylation.
Le complexe de rhodium est généralement utilisé dans une quantité allant de 0,1 à 25 mmoles, de préférence de 0,1 à 10 mmoles par litre de mélange réactionnel d'hydroformylation.
Si le complexe de rhodium est utilisé dans des quantités inférieures à 0,1 mmole/litre du mélange réactionnel, on ne peut obtenir une vitesse de réaction satisfaisante du point de vue industriel. Par contre, l'utilisation du complexe de rhodium dans des quantités importantes, non nécessaires, supérieures à 25 mmoles/litre du mélange réactionnel, est désavantageuse, non seulement du point de vue économique mais également en raison des pertes importantes de complexe de rhodium dues à une dissolution dans la couche aqueuse au cours de l'étape d'extraction (c'est-à-dire l'étape ii)).
La phosphine trisubstituée à utiliser dans l'étape i) du procédé selon l'invention est représentée par la formule générale PR'R"R"', dans laquelle R' et R" sont chacun un groupe hydrocarboné aromatique et R"' est un groupe hydrocarboné aromatique ou un groupe hydrocarboné aliphatique saturé ne contenant pas moins de 3 atomes de carbone. Des exemples de telles phosphines trisubstituées sont les triarylphosphines substituées ou non substituées, telles que la triphénylphosphine, la tritolylphosphine et la trinaphtylphosphine, et les diaryl-alkyl-phosphines telles que la diphénylpropylphosphine et la diphénylhexylphosphine. Parmi ces dernières, on préfère plus particulièrement les triarylphosphines substituées ou non substituées.Les inventeurs ont déterminé que la sélectivité à l'égard de l'a-acétoxy- ou a-propionyloxy- propionaldéhyde, la vitesse de réaction, la durée de vie du catalyseur, la perte en rhodium due à la dissolution dans la couche aqueuse et la perte en phosphine trisubstituée due à la dissolution dans la couche aqueuse, sont fortement dépendantes de la quantité de phosphine trisubstituée. Ainsi,-des quantités plus faibles en phosphine trisubstituée sont favorables en ce qui concerne la sélectivité, la vitesse de réaction et la perte en phosphine trisubstituée due à la dissolution dans la couche aqueuse, tandis que des quantités plus grandes de phosphine trisubstituée sont favorables en ce qui concerne la durée de vie du catalyseur et la perte en rhodium due à une dissolution dans la couche aqueuse.On constate donc que la phosphine trisubstituée a des effets contradictoires suivant les quantités dans lesquelles elle est utilisée. Quand tous ces facteurs sont considérés collectivement, du point de vue industriel,la quantité appropriée de phosphine trisubstituée est généralement de 5 à 50 moles/atomegramme de rhodium. De façon plus précise, on l'utilise avantageusement dans une quantité allant de 10 à 150 mmoles/litre du milieu réactionnel d'hydroformylation. On peut également utiliser toute combinaison de deux phosphines trisubstituées ou davantage.
La réaction d'hydroformylation dans l'étape i) du procédé selon l'invention peut être mise en oeuvre sous les conditions de réaction d'hydroformylation usuelles, à savoir à une température de réaction de 50-1200C et sous une pression de réaction de 0,5-200 kg/cm2 avec une pression partielle de monoxyde de carbone de 0,1-150 kg/cm2. A des températures inférieures à 500C, la vitesse de réaction est trop faible tandis qu'à des températures supérieures à 1200C, des réactions secondaires non désirables se produisent de façon désavantageuse.Plus la pression partielle de monoxyde de carbone dans le mélange hydrogène-monoxyde de carbone est élevée,Plus la sélectivité pour l'a-acétoxy- ou l'a-propionyloxy-propionaldéhyde tend à être élevée.Cependant, quand la pression partielle de monoxyde de carbone excède une certaine limite, on observe également une tendance vers une diminution de la vitesse de réaction. Au vu de ceci, on préfère mettre en oeuvre le procédé sous une pression partielle de monoxyde de carbone de 4 à environ
2 50 kg/cm . Un rapport molaire hydrogène/monoxyde de carbone tel que recommandé pour des réactions d'hydroformylation communes peut être appliqué comme rapport molaire hydrogène/ monoxyde de carbone dans le présent procédé.Quand la réaction d'hydroformylation- est mise en oeuvre en utilisant un mélange hydrogène/monoxyde de carbone avec un rapport molaire hydrogène/monoxyde de carbone d'environ 0,5-5, il est souhaitable que la pression de réaction soit maintenue à une valeur non 2 inférieure à environ 25 kg/cm2 eu égard à la sélectivité pour lra-acétoxy- ou a-propionyloxy-propionaldényde, la vitesse de réaction, la durée de vie du catalyseur, etc. La limite supérieure à la pression de réaction est de préférence de 150 kg/cm2.En conséquence, dans les conditions préférées du procédé selon l'invention, on met en oeuvre l'hydroformylation d'acétate de vinyle ou de propionate de vinyle à une température de réaction de 50-1200C et sous une pression de réaction d'environ 25-150 kg/cm2 avec une pression partielle de monoxyde de carbone de 4 à environ 50 kg/cm2 en utilisant une phosphine trisubstituée dans une quantité comprise entre environ 5 et environ 50 moles par atome-gramme de rhodium, et on peut ainsi obtenir une vitesse de réaction élevée et une sélectivité élevée.
2 50 kg/cm . Un rapport molaire hydrogène/monoxyde de carbone tel que recommandé pour des réactions d'hydroformylation communes peut être appliqué comme rapport molaire hydrogène/ monoxyde de carbone dans le présent procédé.Quand la réaction d'hydroformylation- est mise en oeuvre en utilisant un mélange hydrogène/monoxyde de carbone avec un rapport molaire hydrogène/monoxyde de carbone d'environ 0,5-5, il est souhaitable que la pression de réaction soit maintenue à une valeur non 2 inférieure à environ 25 kg/cm2 eu égard à la sélectivité pour lra-acétoxy- ou a-propionyloxy-propionaldényde, la vitesse de réaction, la durée de vie du catalyseur, etc. La limite supérieure à la pression de réaction est de préférence de 150 kg/cm2.En conséquence, dans les conditions préférées du procédé selon l'invention, on met en oeuvre l'hydroformylation d'acétate de vinyle ou de propionate de vinyle à une température de réaction de 50-1200C et sous une pression de réaction d'environ 25-150 kg/cm2 avec une pression partielle de monoxyde de carbone de 4 à environ 50 kg/cm2 en utilisant une phosphine trisubstituée dans une quantité comprise entre environ 5 et environ 50 moles par atome-gramme de rhodium, et on peut ainsi obtenir une vitesse de réaction élevée et une sélectivité élevée.
La réaction d'hydroformylation du procédé selon l'invention, comme les réactions d'hydroformylation usuelle d'oléfines, peut être mise en oeuvre en continu ou en discontinu dans un réacteur avec un agitateur ou dans un réacteur du type à colonne de barbotage, qui est connu en soi.
Pour empêcher l'accumulation de la chaleur de réaction, pour augmenter la sélectivité pour l'a-acétoxv- ou a-propionyloxy-propionaldéhyde et pour empêcher l'accumulation de sous-produits à point d'ébullition élevé, il est avantageux de mettre en oeuvre la réaction tout en maintenant la concentration en acétate de vinyle ou propionate de vinyle dans le système réactionnel à l'intérieur d'un certain domaine déterminé en alimentant en continu l'acétate de vinyle ou le propionate de vinyle. La concentration en a-acétoxy- ou a-propionyloxy-propionaldéhyde dans le milieu réactionnel doit être maintenue de préférence à une valeur d'environ 0,5 à environ 3 moles/litre du milieu réactionnel du point de vue de l'accumulation des sous-produits à point d'ébullition élevé, de la perte en complexe de rhodium et en phosphine trisubstituée due à la dissolution dans la couche aqueuse, de l'effi cacité de l'extraction de 1' a-acétoxy- ou a-propionyloxypropionaldéhyde dans la phase aqueuse, etc.
Le milieu réactionnel obtenu dans l'étampe (étape i) d'hydroformylation d'acétate de vinyle ou de propionate de vinyle est soumis à une extraction avec un milieu aqueux dans l'étape ii), 1 'a-acétoxy- ou a-propionyloxy-propionaldéhyde étant sépare dans la couche aqueuse. Dans le procédé selon l'invention, on utilise de l'eau ou une solution aqueuse contenant une faible quantité d'un acide carboxylique organique dérivé de l'acétate de vinyle ou du propionate de vinyle.
Par des recherches poussées, les inventeurs ont trouvé que le taux d'extraction d'a-acétoxy- ou a-propionyloxy-propionaldéhyde dans la couche aqueuse et la perte en complexe de rhodium et en phosphine trisubstituée due à la dissolution dans la couche aqueuse sont dépendants de facteurs tels que l'efficacité du contact entre la couche aqueuse et la couche du mélange de la réaction d'hydroformylation, la température d'extraction, la concentration en a-acétoxy- ou a-propionyloxypropionaldéhyde du mélange réactionnel; le rapport volumique du milieu aqueux au mélange réactionnel et de l'atmosphère au moment de l'extraction.Ainsi, plus grande est l'efficacité du contact entre le milieu aqueux et la couche du milieu de la réaction d'hydroformylation, plus la température d'extraction est faible et plus le rapport volumique du milieu aqueux au mélange de la réaction d'hydroformylation est élevé,alors plus le taux d'extraction d'a-acétoxy- ou a-propionyloxy-propionaldéhyde dans la couche aqueuse tend à s'élever et la perte en complexe de rhodium et en phosphine tri substituée due à la dissolution dans la couche aqueuse tend à diminuer. Pour l'étape d'extraction des colonnes d'extraction du type réacteur à agitateur, particulièrement du type RDC (rotary disk contactor) sont préférés du point de vue de l'efficacité du contact entre la couche aqueuse et le milieu de la reaction d'hydroformylation.
La température d'extraction est choisie dans le domaine d'environ 5 à environ 400C. Le rapport volumique du milieu aqueux au milieu de la réaction d'hydroformylation dépend de la concentration en a-acétoxy- ou a-propionyloxy-propionaldéhyde du milieu réactionnel. Cependant, le rapport doit de préfé rence être choisi dans le domaine 0,3-3 quand ladite concentration est d'environ 0,5 à environ 3 moles/litre du milieu réactionnel.L'extraction avec le milieu aqueux de l'étape ii) est de préférence mise en oeuvre sous une atmosphère d'un gaz inerte sensiblement dépourvu d'oxygène, tel que de l'azote, de l'hélium ou de l'argon, ou un mélange hydrogène-monoxyde de carbone présentant une pression partielle de monoxyde de carbone d'au moins 0,1 kg/cm2, ou un mélange hydrogène-monoxyde de carbone dilué avec le gaz inerte mentionné ci-dessus et ayant une pression partielle de monoxyde de carbone d'au moins 2 0,1 kg/cm2. On a trouvé qu'en opérant ainsi, on pouvait empe- cher la dissolution du complexe de rhodium dans la couche aqueuse. L'extraction peut être effectuée, soit en continu, soit de façon discontinue. Cependant, l'extraction en continu est plus avantageuse du point de vue industriel.
La couche organique (résidu d'extraction) contenant les éléments catalyseurs obtenue dans l'étape ii) est recyclée lors
de l'étape iii) vers l'étape de la réaction d'hydroformylation au cours de laquelle elle est réutilisée. Dans ce cas, une partie du résidu d'extraction, après avoir été soumise, si nécessaire, à un procédé d'activation catalytique connu, est recyclée vers l'étape d'hydroformylation.
de l'étape iii) vers l'étape de la réaction d'hydroformylation au cours de laquelle elle est réutilisée. Dans ce cas, une partie du résidu d'extraction, après avoir été soumise, si nécessaire, à un procédé d'activation catalytique connu, est recyclée vers l'étape d'hydroformylation.
La couche aqueuse contenant l'a-acetoxy- ou l'a-propionyloxy-propionaldéhyde obtenue dans l'étape ii) peut être fournie telle que à un système réactionnel tel qu'une réaction d'oxydation ou réaction de Strecker, par exemple, dans laquelle l'a-acétoxy- ou a-propionyloxy-propionaldéhyde est transformé en d'autres composés utiles, ou conduite vers une zone de distillation dans laquelle l'a-acétoxy- ou l'apropionyloxy-propionaldéhyde est isolé par distillation fractionnée. On a trouvé que, dans une telle distillation fractionnée, le maintien de la température du liquide à distiller à 900C ou en dessous est nécessaire pour obtenir de l'a-acétoxy- ou a-propionyloxy-propionaldéhyde avec un rendement élevé et présentant une pureté adéquate pour l'utilisation pratique de l'aldéhyde.Quand la température de la partie liquide à distiller est supérieure à 900C et atteint environ 950C ou plus, par exemple, des réactions d'hydrolyse, de polyconden sation ou autres prennent place pendant la distillation, la pureté et le rendement de 1 t a-acétoxy- ou a-propionyloxypropionaldéhyde diminuant alors. La distillation fractionnée considérée ci-dessus est généralement mise en oeuvre sous une pression réduite dépendant de l'aldéhyde produit, tandis que la température du liquide à distiller est maintenue à 900C ou à une température inférieure. Ainsi, dans le cas d'a-acétoxypropionaldéhyde, on opère sous une pression réduite de 10-90 mm Hg et, pour l'a-propionyloxypropionaldéhyde, sous une pression réduite de 1-40 mm Hg.Lors de la mise en oeuvre du procédé selon l'invention, il est également possible d'enlever partiellement des traces de complexe de rhodium et de composé organophosphoré contenus dans la couche aqueuse, avant la distillation fractionnée, en soumettant la couche aqueuse à une extraction par un solvant organique ou à un traitement avec un agent d'adsorption tel que du carbone activé. En ce qui concerne la pureté de l'a-acetoxy- ou a-propionyloxypropionaldéhyde, il est possible d'obtenir de l'a-acétoxy- ou a-propionyloxy-propionaldéhyde extrêmement pur, sensiblement dépourvu d'impuretés, si on le désire, mais il est avantageux de l'isoler en tant que produit contenant une très petite quantité d'eau et/ou d'un acide carboxylique organique dérivé de l'acétate de vinyle ou du propionate de vinyle.
Les exemples suivants, donnés à titre nullement limitatif, illustrent la présente invention.
EXEMPLE 1
Dans 130 ml de toluène on dissout 276 mg (0,3 mmole) de HRh(CO)llP(C6Hs)33 et 786 mg (3 mmoles) de triphénylphosphine sous une atmosphère d'un mélange hydrogène-monoxyde de carbone (rapport molaire H2/CO = 2/1) à température ambiante, et on lave la solution en la mettant en contact avec 2 portions de 130 ml d'eau distillée qui a été purgée avec de l'azote pendant 30 mn, tout en agitant la solution à raison de 500 tours/minute. On purge de façon adéquate avec un mélange hydrogène-monoxyde de carbone (rapport molaire H2/CO = 2/1) un autoclave en acier inoxydable de 300 ml équipé d'un agitateur magnétique, d'un thermomètre, d'un régulateur de pression, d'une soupape de régulation du débit du gaz d'échappement et des entrées pour l'introduction des matériaux de départ et on le charge de la solution de toluène lavée ci-dessus.On porte l'autoclave sous une pression interne de 30 kg/cm2 (pression partielle de monoxyde de carbone 10 kg/cm2) à l'aide d'un mélange hydrogène-monoxyde de carbone (rapport molaire
H2/CO = 2/1). L'autoclave est ensuite immergé dans un bain d'huile et chauffé à 700C (température interne). On commence l'agitation à raison de 600 tours/minute et, tout en maintenant la température à 700C, on introduit en continu 15,5 g (180 mmoles) d'acétate de vinyle par l'entrée d'alimentation en acétate de vinyle et ce.sur une période d'une heure.
Pendant la réaction, on introduit un mélange hydrogène-nionoxyde de carbone présentant le rapport molaire H2/CO mentionné cidessus à partir d'un réservoir de gaz de petites dimensions, de façon à fournir un débit de gaz d'échappement de 8,5 litres/ heure. La pression du mélange gazeux est ajustée continuelle 2 ment à 30 kg/cmz en faisant passer le mélange à travers le régulateur de pression.Les composés à faible point d'ébullition (acétate de vinyle, propionaldéhyde, etc.) contenus dans les gaz d'ëcnappement sont rassemblés dans un piège placé dans un bain sec glace-acétone. Après achèvement de l'addition de l'acétate de vinyle, on poursuit l'agitation sous une pression constante (30 kg/cm2) et sous une température constante (700C) pendant 2 heures, de façon à permettre à la réaction de se poursuivre. L'analyse du milieu réactionnel par chromatographie en phase gazeuse montre que le taux de transformation de l'acétate de vinyle 3 heures après le début de la réaction est de 88% et que la sélectivité pour I'a-acétoxypropional- déhyde est de 94g basée sur l'acétate de vinyle transformé.
Après la réaction, le mélange réactionnel est refroidi à température ambiante, puis dépressurisé et transféré, sous une atmosphère d'hydrogène-monoxyde de carbone dont le rapport molaire ci-dessus a été maintenu, dans un extracteur en verre de 300 ml équipé d'un agitateur et relié à l'autoclave. On ajoute à l'extracteur 40 ml d'eau distillée préalablement purgée avec de l'azote, l'addition étant réalisée à 250C sous l'atmosphère ci-dessus d'hydrogène-monoxyde de carbone 2 (pression partielle de monoxyde de carbone = 0,33 kg/cm ).
On effectue l'extraction de lla-acétoxypropionaldéhyde dans le milieu réactionnel avec de l'eau1 en agitant à raison de 500 tours/minute pendant 15 minutes. La couche de solution de toluène est séparée de la couche d'extraction aqueuse, on ajoute 35 ml d'eau distillée à la couche de toluène et on répète le même processus d'extraction. te rapport volumique de la quantité d'eau distillée utilisée pour l'extraction (75 ml) au milieu réactionnel est de 1/2. Par l'extraction, 962 de l'a-acétoxypropionaldéhyde qui s'est formé à été transféré dans la couche aqueuse.La concentration en rhodium de la couche d'extraction aqueuse telle que mesurée par spectrométrie d'absorption atomique est de 0,05 ppm et la concentration en phosphore, telle que mesurée par la méthode colorimétrique, est de 2 ppm.
EXEMPLE 2
Le résidu de réaction contenant les éléments catalyseurs obtenu par extraction dans l'exemple 1 est conduit sous pression de l'extracteur à l'autoclave utilisé dans l'exemple 1 qui a été purgé avec le mélange hydrogène-monoxyde de carbone.
Le résidu de réaction contenant les éléments catalyseurs obtenu par extraction dans l'exemple 1 est conduit sous pression de l'extracteur à l'autoclave utilisé dans l'exemple 1 qui a été purgé avec le mélange hydrogène-monoxyde de carbone.
On effectue l'hydroformylation par le processus de l'exemple 1 en introduisant de l'acétate de vinyle en continu, pendant environ 55 minutes, jusqu'à ce que la quantité d'acétate de vinyle dans le milieu réactionnel atteigne 15,5 g (180 mmoles).
Le mélange réactionnel est soumis à l'extraction de l'a-acétoxypropionaldéhyde résultant avec de l'eau par le même processus et sous les mêmes conditions que dans l'exemple 1. On répète de cette façon dix fois en tout l'hydroformylation de l'acétate de vinyle, suivie par l'extraction. Le taux de conversion de l'acétate de vinyle au cours des troisième, sixième et dixième cycles est de 89, 91 et 90%, respectivement.
On n'observe ainsi aucune diminution de l'activité catalytique due à la répetition de la procédure de réaction et d'extraction. La concentration de rhodium dans la couche d'extrait aqueuse, telle que déterminée par spectrométrie d'absorption atomique, pour les troisième, sixième et dixième cycles, est de 0,04 , 0,03 et 0,06 pprn, respectivement.Le résidu d'extraction (couche organique) obtenu après le dixième cycle est transféré sous une atmosphère d'azote dans un appareil de distillation sous pression réduite et le solvant, l'acétate de vinyle n'ayant pas reagi, et I'a-acétoxypropionaldéhyde- restant, sont extraits par distillation sous pression réduite à une température du liquide a distiller de 800C.On ne remarque aucune accumulation de sous-produits à point d'ébullition élevé dans le résidu de distillation. Par ailleurs, on introduit,dans un appareil de distillation sous pression réduite, préalablement purgé avec de l'azote, 250 ml de la couche d'extraction aqueuse combinée et on effectue une distillation fractionnée sous pression réduite pendant environ 1 heure, tout en maintenant la température de la partie liquide à 650C.L'analyse par chromatographie en phase gazeuse montre que le taux de récupération d'a-acétoxypropionaldéhyde basé sur l'a-acétoxy- propionaldéhyde présent dans la couche d'extraction aqueuse est de 98%. On n'a trouvé aucune impureté dans la fraction d'a-acétoxypropionaldéhyde, à l'exception de la présence de très petites quantités d'eau et d'acide acétique.
EXEMPLE 3
On dissout dans 125 ml de toluène, à température ambiante et sous une atmosphère d'un mélange d'hydrogenemonoxyde de carbone (rapport molaire H2/CO = 2/1) 207 mg (0,23 mmole} de HRh(CO)[P(C6H5)3]3 et 393 mg (1,5 mmole) de triphénylphosphine. On lave deux fois la solution en la mettant en contact avec 125 ml- d'eau distillée, purgée avec de l'azote gazeux, tout en agitant à raison de 500 tours/mn pendant 30 minutes. On purge de fanon appropriée avec un mélange d'hydrogène-monoxyde de carbone (rapport molaire H2/CO 2/1) un autoclave en acier inoxydable de 300 ml équipé d'un agitateur magnétique, d'un thermomètre, d'un régulateur de pression, d'une soupape de régulation du débit d'écoulement des gaz d'échappement, et d'une entrée pour l'alimentation en un mélange d'hydrogène-monoxyde de carbone, puis on y introduit la solution de toluène lavée mentionnée ci-dessus et 22g (256 mmoles) d'acétate de vinyle. L'intérieur de l'autoclave est porté à une pression de 40 kg/cm2 (pression partielle de monoxyde de carbone = 13,3 kg/cm2) avec un mélange hydrogène-monoxyde de carbone (rapport molaire H2/CO = 2/1). On immerge ensuite l'autoclave dans un bain d'huile et on le chauffe à 800C (température interne).On commence l'agitation à raison de 600 tours/minute et, tout en maintenant la température à 800C, on introduit le mélange hydrogène-monoxyde de carbone mentionné ci-dessus à partir dlun réservoir de petites dimensions, de façon à fournir un débit d'écoulement de gaz d'échappement de 10 litres/heure, la pression du mélange gazeux étant ajustée à une valeur constante de 40 kg/cm2 en faisant passer le mélange à travers le régulateur de pression. En procédant de cette manière, l'hydroformylation de l'acétate de vinyle est réalisée sous pression constante (40 kg/cm2) et à température constante (80 C) pendant 2 heures et demie.L'analyse du milieu réactionnel par chromatographie en phase gazeuse montre que le taux de conversion de l'acétate de vinyle au bout de deux heures et demie est de 92%, la sélectivité pour 1'a- acétoxypropionaldéhyde basée sur l'acétate de vinyle transformé étant de 93%.
On dissout dans 125 ml de toluène, à température ambiante et sous une atmosphère d'un mélange d'hydrogenemonoxyde de carbone (rapport molaire H2/CO = 2/1) 207 mg (0,23 mmole} de HRh(CO)[P(C6H5)3]3 et 393 mg (1,5 mmole) de triphénylphosphine. On lave deux fois la solution en la mettant en contact avec 125 ml- d'eau distillée, purgée avec de l'azote gazeux, tout en agitant à raison de 500 tours/mn pendant 30 minutes. On purge de fanon appropriée avec un mélange d'hydrogène-monoxyde de carbone (rapport molaire H2/CO 2/1) un autoclave en acier inoxydable de 300 ml équipé d'un agitateur magnétique, d'un thermomètre, d'un régulateur de pression, d'une soupape de régulation du débit d'écoulement des gaz d'échappement, et d'une entrée pour l'alimentation en un mélange d'hydrogène-monoxyde de carbone, puis on y introduit la solution de toluène lavée mentionnée ci-dessus et 22g (256 mmoles) d'acétate de vinyle. L'intérieur de l'autoclave est porté à une pression de 40 kg/cm2 (pression partielle de monoxyde de carbone = 13,3 kg/cm2) avec un mélange hydrogène-monoxyde de carbone (rapport molaire H2/CO = 2/1). On immerge ensuite l'autoclave dans un bain d'huile et on le chauffe à 800C (température interne).On commence l'agitation à raison de 600 tours/minute et, tout en maintenant la température à 800C, on introduit le mélange hydrogène-monoxyde de carbone mentionné ci-dessus à partir dlun réservoir de petites dimensions, de façon à fournir un débit d'écoulement de gaz d'échappement de 10 litres/heure, la pression du mélange gazeux étant ajustée à une valeur constante de 40 kg/cm2 en faisant passer le mélange à travers le régulateur de pression. En procédant de cette manière, l'hydroformylation de l'acétate de vinyle est réalisée sous pression constante (40 kg/cm2) et à température constante (80 C) pendant 2 heures et demie.L'analyse du milieu réactionnel par chromatographie en phase gazeuse montre que le taux de conversion de l'acétate de vinyle au bout de deux heures et demie est de 92%, la sélectivité pour 1'a- acétoxypropionaldéhyde basée sur l'acétate de vinyle transformé étant de 93%.
Après la réaction, on refroidit le mélange réactionnel à température ambiante, on le dépressurise, et on transfère 70 ml du mélange réactionnel dans un extracteur de 200 ml, équipé d'un agitateur, sous une atmosphère d'un mélange hydro gène-monoxyde de carbone (rapport molaire H2/CO = 1/1). On ajoute à l'extracteur, à 25eC et sous une atmosphère d'un mélange hydrogène-monoxyde de carbone (rapport molaire H2/CO= 1/1; pression partielle de monoxyde de carbone = 0,5 ks/cm2) 35 ml d'eau distillée purgée avec de l'azote gazeux, le rapport volumique eau / mélange réactionnel étant de 1/2.
On effectue l'extraction de l'a-acétoxypropionaldéhyde à partir du milieu réactionnel avec de l'eau, en agitant àraison de 500 tours/minute pendant 30 minutes. Par le processus d'extraction, 89% de l' -acétoxypropionaldéhyde qui s'était formé est extrait dans la couche aqueuse. La concentration en rhodium de la couche d'extraction aqueuse, telle que mesurée par spectrométrie d'absorption atomique , est de 0,06 ppm.
On transfère les 70 mI restants du mélange réactionnel, sous une atmosphère d'azote, dans un extracteur de 200 ml équipé d'un agitateur, et on réalise l'extraction de l'a-acé- toxypropionaldéhyde sous une atmosphère d'azote, en utilisant 35 ml (rapport volumique au milieu réactionnel = 1/2) d'eau distillée, sous les mêmes conditions qu'indiqué ci-dessus.
Le pourcentage d'extraction de lla-acétoxypropionaldéhyde est de 88% et la concentration en rhodium de la couche d'extraction aqueuse telle que mesurée par spectrométrie d'absorption atomique est de 0,04 ppm.
EXEMPLE 4
On effectue l'hydroformyîation de propionate de vinyle en suivant la procédure de l'exemple 3, mais en utilisant 25g (250 mmoles) de propionate de vinyle à la place de l'acétate de vinyle et 456 mg (1,5 mmoles) de tritolylphosphine à la place de triphénylphosphine. Le taux de conversion du propionate de vinyle est de 88% et la sélectivité pour l'a-propionyl- oxypropionaldéhyde est de 91%, basée sur le propionate de vinyle transformé. Le mélange réactionnel est refroidi à température ambiante puis extrait deux fois avec 75 ml d'eau distillée purgée par de l'azote, suivant le processus d'extraction de l'exemple 1, le rapport en volume de la quantité totale d'eau utilisée au milieu réactionnel étant de 1/1.Le pourcentage d'extraction de l'a-propionyloxypropionaldéhyde est de 90% et la concentration en rhodium de la couche d'extraction aqueuse est de 0,03 ppm. Ensuite, on introduit dans un appareil de distillation sous pression réduite, préalablement purgé avec de l'azote, 150 ml de la couche d'extraction aqueuse et on effectue une distillation fractionnée sous pression réduite pendant environ 30 minutes, tout en maintenant la température du liquide a distiller 750 C. Le taux de récupération d'a-propionyloxypropionaldéhyde, tel que déterminé par chromatographie en phase gazeuse, est de 96%, basé sur lla-propionyloxypropion- aldéhyde présent dans la couche d'extraction aqueuse.On trouve de très petites quantités d'eau et d'acide propionique dans la fraction d'a-propionyloxypropionaldéhyde mais on n'a pu détecter d'autres impuretés.
On effectue l'hydroformyîation de propionate de vinyle en suivant la procédure de l'exemple 3, mais en utilisant 25g (250 mmoles) de propionate de vinyle à la place de l'acétate de vinyle et 456 mg (1,5 mmoles) de tritolylphosphine à la place de triphénylphosphine. Le taux de conversion du propionate de vinyle est de 88% et la sélectivité pour l'a-propionyl- oxypropionaldéhyde est de 91%, basée sur le propionate de vinyle transformé. Le mélange réactionnel est refroidi à température ambiante puis extrait deux fois avec 75 ml d'eau distillée purgée par de l'azote, suivant le processus d'extraction de l'exemple 1, le rapport en volume de la quantité totale d'eau utilisée au milieu réactionnel étant de 1/1.Le pourcentage d'extraction de l'a-propionyloxypropionaldéhyde est de 90% et la concentration en rhodium de la couche d'extraction aqueuse est de 0,03 ppm. Ensuite, on introduit dans un appareil de distillation sous pression réduite, préalablement purgé avec de l'azote, 150 ml de la couche d'extraction aqueuse et on effectue une distillation fractionnée sous pression réduite pendant environ 30 minutes, tout en maintenant la température du liquide a distiller 750 C. Le taux de récupération d'a-propionyloxypropionaldéhyde, tel que déterminé par chromatographie en phase gazeuse, est de 96%, basé sur lla-propionyloxypropion- aldéhyde présent dans la couche d'extraction aqueuse.On trouve de très petites quantités d'eau et d'acide propionique dans la fraction d'a-propionyloxypropionaldéhyde mais on n'a pu détecter d'autres impuretés.
EXEMPLE 5
On introduit dans un autoclave en acier inoxydable de 300 ml, équipé d'un agitateur magnétique, une solution préparée par avance de 18,7 mg (0,025 mmoles) de Rh4(CO)12 et 524 mg (2 mmoles) de triphénylphosphine dans 80 ml de benzène, et 20 ml d'acétate de vinyle. On purge de façon appropriée l'auto clave avec un mélange hydrogène-monoxyde de carbone (rapport molaire H2/CO = 1/1) puis on le met sous pression en intro
2 duisant le même mélange gazeux à une pression de 40 kg/cm la pression partielle de monoxyde de carbone étant de 20 kg/
7 cm-. L'autoclave est ensuite immergé dans un bain d'huile et chauffé à 1000C (température interne). Quand la température a atteint lOO0C, on commence l'agitation et on maintient ensuite la température à 1000C.Pendant la réaction, on maintient la pression à 40 kg/cm2 en introduisant le mélange gazeux (rapport molaire H2/CO = 1/1) à partir d'un réservoir de gaz de petites dimensions par l'intermédiaire d'un régulateur de pression. En opérant de cette façon, on réalise lthydroformy.lation de l'acétate de vinyle sous pression constante et à température constante pendant 3 heures. L'analyse du produit par chromatographie en phase gazeuse montre que le taux de conversion de l'acétate de vinyle, au bout de 3 heures, est de 79%, les rendements en a-acétoxypropionaldéhyde et propionaldéhyde étant de 151 mmoles et 5 mmoles respectivement.
On-n'anuconfirmer la formation de ss-acétoxypropionaldéhyde.
Après la réaction, on refroidit le milieu réactionnel à température ambiante, on le dépressurise, et on le transfère avec soin sous une atmosphère du mélange gazeux (rapport molaire
H2/CO = 1/1) dans une ampoule de séparation de 300 ml (ampoule à brome) équipée d'un agitateur. Sous atmosphère du mélange gazeux (rapport molaire H2/CO = 1/1; pression partielle de monoxyde de carbone = 0,5 kg/cm2) et à température ambiante, on ajoute 100 ml d'eau distillée (H2O/milieu réactionnel=1/l en volume), et on effectue l'extraction de l'a-acétoxypropion- aldéhyde à partir du milieu reactionnel avec l'eau en agitant à raison de 500 tours/minute pendant 10 minutes. Par ce procéssus d'extraction, 96% de l'a-acetoxypropionaldehyde qui s'est formé sont extraits dans la couche aqueuse.
H2/CO = 1/1) dans une ampoule de séparation de 300 ml (ampoule à brome) équipée d'un agitateur. Sous atmosphère du mélange gazeux (rapport molaire H2/CO = 1/1; pression partielle de monoxyde de carbone = 0,5 kg/cm2) et à température ambiante, on ajoute 100 ml d'eau distillée (H2O/milieu réactionnel=1/l en volume), et on effectue l'extraction de l'a-acétoxypropion- aldéhyde à partir du milieu reactionnel avec l'eau en agitant à raison de 500 tours/minute pendant 10 minutes. Par ce procéssus d'extraction, 96% de l'a-acetoxypropionaldehyde qui s'est formé sont extraits dans la couche aqueuse.
EXEMPLE 6
On introduit dans l'autoclave utilisé dans- l'exemple 5 le résidu d'extraction de l'exemple 5 (solution de benzène contenant les éléments catalyseurs) avec une quantité suf fi- sante d'acétate de vinyle pour que la quantité d'acétate de vinyle dans le milieu réactionnel soit de 20 ml, et on répète quatre fois l'hydroformylation de l'acétate de vinyle suivie par l'extraction del'a-acétoxypropionaldéhyde par de l'eau, en suivant le processus de l'exemple 5.
On introduit dans l'autoclave utilisé dans- l'exemple 5 le résidu d'extraction de l'exemple 5 (solution de benzène contenant les éléments catalyseurs) avec une quantité suf fi- sante d'acétate de vinyle pour que la quantité d'acétate de vinyle dans le milieu réactionnel soit de 20 ml, et on répète quatre fois l'hydroformylation de l'acétate de vinyle suivie par l'extraction del'a-acétoxypropionaldéhyde par de l'eau, en suivant le processus de l'exemple 5.
Au cours des premier, deuxième, troisième et quatrième cycles, on a obtenu l'a-acétoxypropionaldéhyde dans des quantités de 152, 151, 153 et 150 mmoles, respectivement, aucune diminution de l'activité catalytique n'étant constatée.
EXEMPLE 7
On effectue l'hydroformylation du propionate de vinyle et l'extraction avec de l'eau en suivant le processus de l'exemple 5 mais en utilisant 20 ml de propionate de vinyle à la place de l'acétate de vinyle, et du toluène à la place du benzène. Le taux de conversion du propionate de vinyle est de 76%, le taux a1 extraction d'a-propionyloxypropionaldéhyde étant de 889. La concentration en rhodium de la couche d'extraction aqueuse est de 0,15 ppm.Le résidu d'extraction (couche organique) contenant les éléments catalyseurs obtenu après le processus d'extraction de l'a-propionyloxypropion- aldéhyde est transféré sous pression de l'extracteur jusqu'à l'autoclave, une quantité suffisante de propionate de vinyle est ajoutée pour obtenir une quantité totale de propionate de vinyle dans le milieu réactionnel de 20 ml et on met en oeuvre la réaction par-le processus de l'exemple 5. Le milieu réactionnel est soumis à une extraction de l'a-propionyloxypropionaldéhyde par de l'eau suivant le même processus et sous les mêmes conditions que dans l'exemple 5. On répète ainsi cinq fois en tout l'hydroformylation du propionate de vinyle suivie par l'extraction.Au cours des deuxième, troisième, quatrième et cinquième cycles, on a obtenu des taux de transformation du propionate de vinyle de 78, 79, 79 et 77%, respectivement, aucune diminution de l'activité catalytique n'étant observée.
On effectue l'hydroformylation du propionate de vinyle et l'extraction avec de l'eau en suivant le processus de l'exemple 5 mais en utilisant 20 ml de propionate de vinyle à la place de l'acétate de vinyle, et du toluène à la place du benzène. Le taux de conversion du propionate de vinyle est de 76%, le taux a1 extraction d'a-propionyloxypropionaldéhyde étant de 889. La concentration en rhodium de la couche d'extraction aqueuse est de 0,15 ppm.Le résidu d'extraction (couche organique) contenant les éléments catalyseurs obtenu après le processus d'extraction de l'a-propionyloxypropion- aldéhyde est transféré sous pression de l'extracteur jusqu'à l'autoclave, une quantité suffisante de propionate de vinyle est ajoutée pour obtenir une quantité totale de propionate de vinyle dans le milieu réactionnel de 20 ml et on met en oeuvre la réaction par-le processus de l'exemple 5. Le milieu réactionnel est soumis à une extraction de l'a-propionyloxypropionaldéhyde par de l'eau suivant le même processus et sous les mêmes conditions que dans l'exemple 5. On répète ainsi cinq fois en tout l'hydroformylation du propionate de vinyle suivie par l'extraction.Au cours des deuxième, troisième, quatrième et cinquième cycles, on a obtenu des taux de transformation du propionate de vinyle de 78, 79, 79 et 77%, respectivement, aucune diminution de l'activité catalytique n'étant observée.
EXEMPLE DE COMPARAISON 1
On effectue l'hydroformylation de l'acétate de vinyle suivant le processus de l'exemple 1, à l'exception du fait que la solution catalytique est préparée en dissolvant 276 mg (0,3 mmole) de HRh(CO) (CgHg) 3i3 et 786 mg (3 mmoles) de triphénylphosphine dans 130 ml de phtalate de dioctyle (DOP) à température ambiante et sous une atmosphère d'un mélange hydrogène-monoxyde de carbone (rapport molaire H2/CO = 2/1).
On effectue l'hydroformylation de l'acétate de vinyle suivant le processus de l'exemple 1, à l'exception du fait que la solution catalytique est préparée en dissolvant 276 mg (0,3 mmole) de HRh(CO) (CgHg) 3i3 et 786 mg (3 mmoles) de triphénylphosphine dans 130 ml de phtalate de dioctyle (DOP) à température ambiante et sous une atmosphère d'un mélange hydrogène-monoxyde de carbone (rapport molaire H2/CO = 2/1).
Le taux de conversion de l'acétate de vinyle est de 86% et la sélectivité pour l'a-acétoxypropionaldéhyde est de 92% basée sur l'acétate de vinyle transformé.
Après la réaction, le mélange réactionnel est refroidi à température ambiante, dépressurisé, puis transféré sous une atmosphère dMnmélange hydrogène-monoxyde de carbone (rapport molaire H2/CO = 2/1) à un appareil de distillation sous pression réduite relié à l'autoclave, et l'a-acétoxypropionaldéhyde produit est séparé par distillation sous pression réduite pendant environ 1 heure, la température du liquide à distiller étant maintenue à 900C. A la fin de la distillation, on a récupéré 85% de lla-acétoxypropionaldéhyde présent dans le milieu réactionnel. Le résidu obtenu après la distillation sous pression réduite est de couleur brune, et on observe une transformation du catalyseur en rhodium métallique.Ce résidu de distillation est transféré sous pression dans une atmosphère de mélange hydrogène-monoxyde de carbone (rapport molaire
H2/CO = 2/1) à nouveau dans l'autoclave, et la réaction est répétée dans les mêmes conditions que dans l'exemple 1 en introduisant 15,5 g (180 mmoles) d'acétate de vinyle en continu pendant 1 heure.
H2/CO = 2/1) à nouveau dans l'autoclave, et la réaction est répétée dans les mêmes conditions que dans l'exemple 1 en introduisant 15,5 g (180 mmoles) d'acétate de vinyle en continu pendant 1 heure.
On répète de cette façon l'hydroformylation de l'acétate de vinyle, suivie par la séparation de 1'a-acétoxypropional- déhyde produit par distillation. On observe une diminution significative de l'activité catalytique à mesure que le nombre de répétitions d'essais augmente.
EXEMPLE DE COMPARAISON 2
On introduit dans un appareil de distillation sous pression réduite, préalablement purgé à l'azote, 250 ml de l'extrait aqueux obtenu par le même processus que dans 1 'exem- ple 1, et on soumet la couche d'extraction aqueuse à une distillation fractionnée sous pression réduite pendant environ 1 heure, tout en maintenant la température du liquide à distille: à 1000C. Le taux de récupération de l'a-acétoxypropionaldéhyde, tel que déterminé par chromatographie en phase gazeuse, est de 85% basé sur î'a-acétoxypropionaldéhyde présent dans la couche d'extraction aqueuse. On note qu'une hydrolyse de l'a-acétoxypropionaldéhyde (formation d'acide acétique) a partiellement eu lieu.
On introduit dans un appareil de distillation sous pression réduite, préalablement purgé à l'azote, 250 ml de l'extrait aqueux obtenu par le même processus que dans 1 'exem- ple 1, et on soumet la couche d'extraction aqueuse à une distillation fractionnée sous pression réduite pendant environ 1 heure, tout en maintenant la température du liquide à distille: à 1000C. Le taux de récupération de l'a-acétoxypropionaldéhyde, tel que déterminé par chromatographie en phase gazeuse, est de 85% basé sur î'a-acétoxypropionaldéhyde présent dans la couche d'extraction aqueuse. On note qu'une hydrolyse de l'a-acétoxypropionaldéhyde (formation d'acide acétique) a partiellement eu lieu.
EXEMPLE DE COMPARAISON 3
La réaction est effectuée en suivant la procédure de 11 exemple 1, à l'exception du fait qu'on utilise 56 mg (0,075 mmole) de Rh4(CO)12 à la place de HRh(CO)[P(C6H5)33 plus triphénylphosphine. Le taux de conversion de l'acétate de vinyle est de 868 , la sélectivité pour l'a-acétoxy- propionaldéhyde étant de 94% basée sur l'acétate de vinyle transformé. La concentration en rhodium de la couche d'extraction aqueuse est de 2,98 ppm.
La réaction est effectuée en suivant la procédure de 11 exemple 1, à l'exception du fait qu'on utilise 56 mg (0,075 mmole) de Rh4(CO)12 à la place de HRh(CO)[P(C6H5)33 plus triphénylphosphine. Le taux de conversion de l'acétate de vinyle est de 868 , la sélectivité pour l'a-acétoxy- propionaldéhyde étant de 94% basée sur l'acétate de vinyle transformé. La concentration en rhodium de la couche d'extraction aqueuse est de 2,98 ppm.
Claims (8)
1.- Procédé de préparation d'a-acétoxy- ou ct-propionyl- oxy-propionaldéhyde, caractérisé en ce que
i) on hydroformyle de l'acétate de~vinyle ou du propionate de vinyle avec un mélange d'hydrogène et de monoxyde de carbone dans un solvant organique, en présence d'un complexe de rhodium sensiblement insoluble dans l'eau et d'une phosphine trisubstituée,
ii) on soumet le milieu réactionnel obtenu dans l'étape i) à une extraction avec un milieu aqueux, de façon à le séparer en une couche aqueuse contenant l'a-acétoxy- ou l'a- propionyloxypropionaldéhyde et une couche organique contenant les éléments catalyseurs, et
iii) on recycle la couche organique obtenue dans l'étape ii) à l'étape d'hydroformylation, c1est-à-dire l'étape i).
2.- Procédé selon la revendication 1, caractérisé en ce que l'hydroformylation d'acétate de vinyle ou de propionate de vinyle dans l'étape i) est effectuée à une température de 50 2 1200C et sous une pression de réaction de 0,5-200 kg/cm2 avec
2 une pression partielle de monoxyde de carbone de 0,1-150kg/cm2.
3.- Procédé selon la revendication 1, caractérisé en ce que 1'hydroformylation de l'acétate de vinyle ou du propionate de vinyle dans l'étape i) est effectuée à une température de 2 50-1200C, sous une pression de réaction d'environ 25-150kg/cm2 avec une pression partielle de monoxyde de carbone de 4 à environ 50 kg/cm2, et en présence d'une phosphine trisubstituée dans une quantité d'environ 5 à environ 50 moles/atome-gramme de rhodium.
4.- Procédé selon la revendication 1, caractérisé en ce que, dans l'étape i), le complexe de rhodium est utilisé à une concentration de 0,1-25 mmoles/litre du milieu de la réaction d'hydroformylation.
5.- Procédé selon la revendication 1, caractérisé en ce que, dans l'étape ii), le processus d'extraction est effectue à une température d'environ 5-400C et sous une atmosphère consistant en un gaz inerte ou un mélange hydrogène-monoxyde de carbone avec une pression partielle de monoxyde de carbone non inférieure à 0,1 kg/cm2 ouun mélange hydrogène-monoxyde de carbone dilué avec un gaz inerte et ayant une pression
2 partielle de monoxyde de carbone non inférieure à 0,1 kg/cm2.
6.- Procédé selon la revendication 1, caractérisé en ce que, dans l'étape ii), le milieu aqueux pour l'extraction est utilisé dans une quantité de 0,3-3 parties en volume, basée sur le volume du milieu de la réaction d'hydroformylation.
7.- Procédé selon la revendication l, caracterisé en ce que l'-acétoxy- ou a-propionyloxypropionaldéhyde est récupéré à partir de la couche aqueuse obtenue dans l'étape ii) en fractionnant ladite couche tout en maintenant le liquide à distiller à une température de 900C ou à une température inférieure.
8.- Procédé selon la revendication 1, caractérisé en ce qu'on prépare de l'a-acétoxypropionaldéhyde à partir d'acétate de vinyle.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2687880A JPS56122330A (en) | 1980-03-03 | 1980-03-03 | Hydroformylation of vinyl carboxylate |
| JP55186336A JPS57112351A (en) | 1980-12-30 | 1980-12-30 | Preparation of alpha-acetoxy or propionyloxy- propionaldehyde |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| FR2477140A1 true FR2477140A1 (fr) | 1981-09-04 |
| FR2477140B1 FR2477140B1 (fr) | 1983-12-23 |
Family
ID=26364730
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| FR8104133A Granted FR2477140A1 (fr) | 1980-03-03 | 1981-03-02 | Procede de preparation d'a-cetoxy ou a-propionyloxy-propionaldehyde |
Country Status (2)
| Country | Link |
|---|---|
| DE (1) | DE3107873C2 (fr) |
| FR (1) | FR2477140A1 (fr) |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2502144A1 (fr) * | 1981-03-23 | 1982-09-24 | Kuraray Co | Procede pour produire du lactate de methyle et procede pour separer l'a-acetoxy- ou propionyloxy-propionaldehyde d'une solution aqueuse |
| EP0077974A1 (fr) * | 1981-10-23 | 1983-05-04 | Kuraray Co., Ltd. | Procédé de production du monoacétate du propylène glycol |
| EP0103891A3 (en) * | 1982-09-21 | 1984-04-25 | Kuraray Co., Ltd. | Process for producing alpha-acetoxypropionaldehyde |
Citations (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2312485A1 (fr) * | 1975-05-27 | 1976-12-24 | Monsanto Co | Procede de production d'acide lactique et d'autres acides carboxyliques en partant d'un ester vinylique et nouveaux produits ainsi obtenus |
-
1981
- 1981-03-02 DE DE3107873A patent/DE3107873C2/de not_active Expired
- 1981-03-02 FR FR8104133A patent/FR2477140A1/fr active Granted
Patent Citations (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2312485A1 (fr) * | 1975-05-27 | 1976-12-24 | Monsanto Co | Procede de production d'acide lactique et d'autres acides carboxyliques en partant d'un ester vinylique et nouveaux produits ainsi obtenus |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2502144A1 (fr) * | 1981-03-23 | 1982-09-24 | Kuraray Co | Procede pour produire du lactate de methyle et procede pour separer l'a-acetoxy- ou propionyloxy-propionaldehyde d'une solution aqueuse |
| EP0077974A1 (fr) * | 1981-10-23 | 1983-05-04 | Kuraray Co., Ltd. | Procédé de production du monoacétate du propylène glycol |
| EP0103891A3 (en) * | 1982-09-21 | 1984-04-25 | Kuraray Co., Ltd. | Process for producing alpha-acetoxypropionaldehyde |
Also Published As
| Publication number | Publication date |
|---|---|
| DE3107873A1 (de) | 1982-01-07 |
| DE3107873C2 (de) | 1985-07-04 |
| FR2477140B1 (fr) | 1983-12-23 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| CA1094066A (fr) | Procede de telomerisation de dienes | |
| FR2590892A1 (fr) | Procede pour l'hydroformylation d'olefines pour la preparation d'aldehydes | |
| FR2722783A1 (fr) | Procede de preparation d'acide adipique par oxydattion directe du cyclohexane et recyclage du catalyseur | |
| FR2479187A1 (fr) | Procede de preparation de n-octadienol | |
| FR2499978A1 (fr) | Procede pour produire du n-octanol | |
| FR2857965A1 (fr) | Procede de fabrication et de separation de composes dinitriles | |
| FR2502144A1 (fr) | Procede pour produire du lactate de methyle et procede pour separer l'a-acetoxy- ou propionyloxy-propionaldehyde d'une solution aqueuse | |
| EP1890990B1 (fr) | Procede de fabrication d'acides carboxyliques | |
| JP3784514B2 (ja) | トリシクロデカンジメタノールの製造法 | |
| FR2516546A1 (fr) | Procede de recuperation de metaux nobles a partir de residus d'une reaction catalytique de carbonylation | |
| EP1345880B1 (fr) | Procede de preparation d'acides carboxyliques par carbonylation au palladium. | |
| FR2711365A1 (fr) | Procédé d'hydroxycarbonylation du butadiène. | |
| CA2222367C (fr) | Procede de preparation de diacides a partir des eaux de lavage des produits d'oxydation du cyclohexane | |
| WO2000059858A1 (fr) | Procede d'oxydation d'hydrocarbures, d'alcools et/ou de cetones | |
| EP0075524A1 (fr) | Procédé de carbonylation des diènes conjugués en présence d'un catalyseur au palladium avec recyclage dudit catalyseur | |
| EP1218329B1 (fr) | Procede pour ameliorer la stabilite et/ou eviter la desactivation du catalyseur lors de la fabrication d'acide acetique et/ou d'acetate de methyle | |
| EP0478428B1 (fr) | Procédé de préparation d'oxyde borique par hydrolyse du borate de méthyle et sa mise en oeuvre dans l'oxydation d'hydrocarbures saturées en alcools | |
| KR930002233B1 (ko) | 옥소 합성(OXO Synthesis)후 증류 잔존물로부터의 로듐 회수 공법 | |
| BE897893A (fr) | Preparation d'acides carboxyliques | |
| EP0127501B1 (fr) | Système catalytique pour l'hydroformylation des oléfines. Procédé d'hydroformylation | |
| FR2604998A1 (fr) | Procede de preparation d'un melange renfermant du cyclohexanol et de la cyclohexanone a partir du cyclohexane | |
| CA1215720A (fr) | PREPARATION DE .alpha.-ACETOXYPROPIONALDEHYDE | |
| FR2464933A1 (fr) | Procede de fabrication d'alcadienes | |
| FR2527598A1 (fr) | Procede de preparation d'acide acetique en presence d'eau | |
| FR2746795A1 (fr) | Procede de preparation d'acide acetique et/ou d'acetate de methyle par isomerisation et carbonylation |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| ST | Notification of lapse |