JP2004357689A - 遺伝子導入ベクターの非侵襲的インビボ評価方法 - Google Patents
遺伝子導入ベクターの非侵襲的インビボ評価方法 Download PDFInfo
- Publication number
- JP2004357689A JP2004357689A JP2003201069A JP2003201069A JP2004357689A JP 2004357689 A JP2004357689 A JP 2004357689A JP 2003201069 A JP2003201069 A JP 2003201069A JP 2003201069 A JP2003201069 A JP 2003201069A JP 2004357689 A JP2004357689 A JP 2004357689A
- Authority
- JP
- Japan
- Prior art keywords
- vector
- gfp
- gene
- expression
- fluorescence
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Withdrawn
Links
- 239000013598 vector Substances 0.000 title claims abstract description 166
- 238000000034 method Methods 0.000 title claims abstract description 57
- 238000001727 in vivo Methods 0.000 title abstract description 33
- 230000009261 transgenic effect Effects 0.000 title abstract 5
- 230000014509 gene expression Effects 0.000 claims abstract description 101
- 108091006047 fluorescent proteins Proteins 0.000 claims abstract description 41
- 102000034287 fluorescent proteins Human genes 0.000 claims abstract description 33
- 241000124008 Mammalia Species 0.000 claims abstract description 16
- 108090000623 proteins and genes Proteins 0.000 claims description 103
- 239000005090 green fluorescent protein Substances 0.000 claims description 100
- 108010043121 Green Fluorescent Proteins Proteins 0.000 claims description 88
- 102000004144 Green Fluorescent Proteins Human genes 0.000 claims description 88
- 238000012546 transfer Methods 0.000 claims description 26
- 241001465754 Metazoa Species 0.000 claims description 10
- 241001493065 dsRNA viruses Species 0.000 claims description 6
- 241000283953 Lagomorpha Species 0.000 claims description 4
- 241000283984 Rodentia Species 0.000 claims description 4
- 230000008859 change Effects 0.000 abstract description 16
- 230000002688 persistence Effects 0.000 abstract description 15
- 108700019146 Transgenes Proteins 0.000 abstract description 10
- 238000001415 gene therapy Methods 0.000 abstract description 9
- 210000000883 ear external Anatomy 0.000 abstract description 3
- 210000004027 cell Anatomy 0.000 description 38
- 102000004169 proteins and genes Human genes 0.000 description 32
- 208000015181 infectious disease Diseases 0.000 description 25
- 241000700605 Viruses Species 0.000 description 22
- 150000001875 compounds Chemical class 0.000 description 22
- 210000000624 ear auricle Anatomy 0.000 description 19
- 230000000694 effects Effects 0.000 description 19
- 238000012360 testing method Methods 0.000 description 19
- 238000011156 evaluation Methods 0.000 description 18
- 241000699666 Mus <mouse, genus> Species 0.000 description 16
- 101150066002 GFP gene Proteins 0.000 description 13
- 101150034814 F gene Proteins 0.000 description 12
- 239000012634 fragment Substances 0.000 description 10
- 241000701161 unidentified adenovirus Species 0.000 description 10
- 239000013603 viral vector Substances 0.000 description 10
- 108020004414 DNA Proteins 0.000 description 8
- 108060001084 Luciferase Proteins 0.000 description 8
- 230000007423 decrease Effects 0.000 description 8
- 238000010586 diagram Methods 0.000 description 8
- 239000007758 minimum essential medium Substances 0.000 description 7
- 230000028993 immune response Effects 0.000 description 6
- 238000000338 in vitro Methods 0.000 description 6
- 239000013612 plasmid Substances 0.000 description 6
- 239000000047 product Substances 0.000 description 6
- 239000000523 sample Substances 0.000 description 6
- 238000012216 screening Methods 0.000 description 6
- 101000914514 Homo sapiens T-cell-specific surface glycoprotein CD28 Proteins 0.000 description 5
- 102100027213 T-cell-specific surface glycoprotein CD28 Human genes 0.000 description 5
- 239000012228 culture supernatant Substances 0.000 description 5
- 125000004122 cyclic group Chemical group 0.000 description 5
- 238000001514 detection method Methods 0.000 description 5
- 238000003757 reverse transcription PCR Methods 0.000 description 5
- 206010016654 Fibrosis Diseases 0.000 description 4
- 101000914484 Homo sapiens T-lymphocyte activation antigen CD80 Proteins 0.000 description 4
- 239000005089 Luciferase Substances 0.000 description 4
- 241000699670 Mus sp. Species 0.000 description 4
- 102100027222 T-lymphocyte activation antigen CD80 Human genes 0.000 description 4
- 108010067390 Viral Proteins Proteins 0.000 description 4
- 230000015572 biosynthetic process Effects 0.000 description 4
- 238000012790 confirmation Methods 0.000 description 4
- 238000010276 construction Methods 0.000 description 4
- 230000000139 costimulatory effect Effects 0.000 description 4
- 230000003247 decreasing effect Effects 0.000 description 4
- 210000004207 dermis Anatomy 0.000 description 4
- 230000036541 health Effects 0.000 description 4
- 238000004519 manufacturing process Methods 0.000 description 4
- 238000011002 quantification Methods 0.000 description 4
- 239000000126 substance Substances 0.000 description 4
- 238000003786 synthesis reaction Methods 0.000 description 4
- 210000001519 tissue Anatomy 0.000 description 4
- 241000702421 Dependoparvovirus Species 0.000 description 3
- 108091061960 Naked DNA Proteins 0.000 description 3
- 239000012124 Opti-MEM Substances 0.000 description 3
- 210000001744 T-lymphocyte Anatomy 0.000 description 3
- 102000004142 Trypsin Human genes 0.000 description 3
- 108090000631 Trypsin Proteins 0.000 description 3
- 238000006243 chemical reaction Methods 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 239000002299 complementary DNA Substances 0.000 description 3
- 108010048367 enhanced green fluorescent protein Proteins 0.000 description 3
- 210000002615 epidermis Anatomy 0.000 description 3
- 238000012224 gene deletion Methods 0.000 description 3
- 230000006698 induction Effects 0.000 description 3
- 239000000203 mixture Substances 0.000 description 3
- 238000000746 purification Methods 0.000 description 3
- 230000036962 time dependent Effects 0.000 description 3
- 239000012588 trypsin Substances 0.000 description 3
- 241001430294 unidentified retrovirus Species 0.000 description 3
- 108010068327 4-hydroxyphenylpyruvate dioxygenase Proteins 0.000 description 2
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 2
- 241000700199 Cavia porcellus Species 0.000 description 2
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 2
- 102000004190 Enzymes Human genes 0.000 description 2
- 108090000790 Enzymes Proteins 0.000 description 2
- 241000713666 Lentivirus Species 0.000 description 2
- 241000711408 Murine respirovirus Species 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- 108010076504 Protein Sorting Signals Proteins 0.000 description 2
- 102000018120 Recombinases Human genes 0.000 description 2
- 108010091086 Recombinases Proteins 0.000 description 2
- 108700005075 Regulator Genes Proteins 0.000 description 2
- 241000700618 Vaccinia virus Species 0.000 description 2
- 108020000999 Viral RNA Proteins 0.000 description 2
- 125000003275 alpha amino acid group Chemical group 0.000 description 2
- 108091005948 blue fluorescent proteins Proteins 0.000 description 2
- 210000000845 cartilage Anatomy 0.000 description 2
- 238000012512 characterization method Methods 0.000 description 2
- NKLPQNGYXWVELD-UHFFFAOYSA-M coomassie brilliant blue Chemical compound [Na+].C1=CC(OCC)=CC=C1NC1=CC=C(C(=C2C=CC(C=C2)=[N+](CC)CC=2C=C(C=CC=2)S([O-])(=O)=O)C=2C=CC(=CC=2)N(CC)CC=2C=C(C=CC=2)S([O-])(=O)=O)C=C1 NKLPQNGYXWVELD-UHFFFAOYSA-M 0.000 description 2
- 229920001577 copolymer Polymers 0.000 description 2
- 108010082025 cyan fluorescent protein Proteins 0.000 description 2
- 210000002889 endothelial cell Anatomy 0.000 description 2
- 210000002919 epithelial cell Anatomy 0.000 description 2
- 210000000981 epithelium Anatomy 0.000 description 2
- 238000002474 experimental method Methods 0.000 description 2
- 230000004761 fibrosis Effects 0.000 description 2
- GNBHRKFJIUUOQI-UHFFFAOYSA-N fluorescein Chemical compound O1C(=O)C2=CC=CC=C2C21C1=CC=C(O)C=C1OC1=CC(O)=CC=C21 GNBHRKFJIUUOQI-UHFFFAOYSA-N 0.000 description 2
- 108010021843 fluorescent protein 583 Proteins 0.000 description 2
- 210000002443 helper t lymphocyte Anatomy 0.000 description 2
- 230000002401 inhibitory effect Effects 0.000 description 2
- 238000011068 loading method Methods 0.000 description 2
- 230000007774 longterm Effects 0.000 description 2
- 239000006166 lysate Substances 0.000 description 2
- 239000003550 marker Substances 0.000 description 2
- 230000001404 mediated effect Effects 0.000 description 2
- 239000002609 medium Substances 0.000 description 2
- 238000012544 monitoring process Methods 0.000 description 2
- 230000035772 mutation Effects 0.000 description 2
- 239000013642 negative control Substances 0.000 description 2
- 108020004707 nucleic acids Proteins 0.000 description 2
- 102000039446 nucleic acids Human genes 0.000 description 2
- 150000007523 nucleic acids Chemical class 0.000 description 2
- BASFCYQUMIYNBI-UHFFFAOYSA-N platinum Chemical compound [Pt] BASFCYQUMIYNBI-UHFFFAOYSA-N 0.000 description 2
- 229920001282 polysaccharide Polymers 0.000 description 2
- 239000005017 polysaccharide Substances 0.000 description 2
- 108090000765 processed proteins & peptides Proteins 0.000 description 2
- 230000001902 propagating effect Effects 0.000 description 2
- 238000011158 quantitative evaluation Methods 0.000 description 2
- 239000003381 stabilizer Substances 0.000 description 2
- 238000010186 staining Methods 0.000 description 2
- 238000006467 substitution reaction Methods 0.000 description 2
- 239000000725 suspension Substances 0.000 description 2
- 238000013519 translation Methods 0.000 description 2
- 238000002054 transplantation Methods 0.000 description 2
- 230000003612 virological effect Effects 0.000 description 2
- 238000001262 western blot Methods 0.000 description 2
- 108091005957 yellow fluorescent proteins Proteins 0.000 description 2
- YMHOBZXQZVXHBM-UHFFFAOYSA-N 2,5-dimethoxy-4-bromophenethylamine Chemical compound COC1=CC(CCN)=C(OC)C=C1Br YMHOBZXQZVXHBM-UHFFFAOYSA-N 0.000 description 1
- 101150033839 4 gene Proteins 0.000 description 1
- FWMNVWWHGCHHJJ-SKKKGAJSSA-N 4-amino-1-[(2r)-6-amino-2-[[(2r)-2-[[(2r)-2-[[(2r)-2-amino-3-phenylpropanoyl]amino]-3-phenylpropanoyl]amino]-4-methylpentanoyl]amino]hexanoyl]piperidine-4-carboxylic acid Chemical compound C([C@H](C(=O)N[C@H](CC(C)C)C(=O)N[C@H](CCCCN)C(=O)N1CCC(N)(CC1)C(O)=O)NC(=O)[C@H](N)CC=1C=CC=CC=1)C1=CC=CC=C1 FWMNVWWHGCHHJJ-SKKKGAJSSA-N 0.000 description 1
- 241000242759 Actiniaria Species 0.000 description 1
- 241000243290 Aequorea Species 0.000 description 1
- 206010002091 Anaesthesia Diseases 0.000 description 1
- 241001083548 Anemone Species 0.000 description 1
- 241000712892 Arenaviridae Species 0.000 description 1
- 241000712891 Arenavirus Species 0.000 description 1
- 102000008186 Collagen Human genes 0.000 description 1
- 108010035532 Collagen Proteins 0.000 description 1
- 201000003883 Cystic fibrosis Diseases 0.000 description 1
- 102100039498 Cytotoxic T-lymphocyte protein 4 Human genes 0.000 description 1
- 102000004163 DNA-directed RNA polymerases Human genes 0.000 description 1
- 108090000626 DNA-directed RNA polymerases Proteins 0.000 description 1
- 241000006867 Discosoma Species 0.000 description 1
- 101710091045 Envelope protein Proteins 0.000 description 1
- 241001455610 Ephemerovirus Species 0.000 description 1
- 241000588724 Escherichia coli Species 0.000 description 1
- 241000711950 Filoviridae Species 0.000 description 1
- 241000700662 Fowlpox virus Species 0.000 description 1
- 241000237858 Gastropoda Species 0.000 description 1
- 241000699694 Gerbillinae Species 0.000 description 1
- 101000889276 Homo sapiens Cytotoxic T-lymphocyte protein 4 Proteins 0.000 description 1
- 108010001336 Horseradish Peroxidase Proteins 0.000 description 1
- 102000043131 MHC class II family Human genes 0.000 description 1
- 108091054438 MHC class II family Proteins 0.000 description 1
- 241000712079 Measles morbillivirus Species 0.000 description 1
- 241000699660 Mus musculus Species 0.000 description 1
- 241000713112 Orthobunyavirus Species 0.000 description 1
- 241000150452 Orthohantavirus Species 0.000 description 1
- 241000712464 Orthomyxoviridae Species 0.000 description 1
- 241000150218 Orthonairovirus Species 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 241001631646 Papillomaviridae Species 0.000 description 1
- 241000711504 Paramyxoviridae Species 0.000 description 1
- 208000002606 Paramyxoviridae Infections Diseases 0.000 description 1
- 241001494479 Pecora Species 0.000 description 1
- 241000713137 Phlebovirus Species 0.000 description 1
- 239000002202 Polyethylene glycol Substances 0.000 description 1
- 101710188315 Protein X Proteins 0.000 description 1
- 241000711798 Rabies lyssavirus Species 0.000 description 1
- 241000700159 Rattus Species 0.000 description 1
- 241000700157 Rattus norvegicus Species 0.000 description 1
- 241001068295 Replication defective viruses Species 0.000 description 1
- 241000710961 Semliki Forest virus Species 0.000 description 1
- 241000700584 Simplexvirus Species 0.000 description 1
- 241000710960 Sindbis virus Species 0.000 description 1
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- 102100021696 Syncytin-1 Human genes 0.000 description 1
- 108091008874 T cell receptors Proteins 0.000 description 1
- 102000016266 T-Cell Antigen Receptors Human genes 0.000 description 1
- 241000545067 Venus Species 0.000 description 1
- 241000711975 Vesicular stomatitis virus Species 0.000 description 1
- 108700005077 Viral Genes Proteins 0.000 description 1
- 241000607479 Yersinia pestis Species 0.000 description 1
- 239000002253 acid Substances 0.000 description 1
- 230000004913 activation Effects 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 150000001413 amino acids Chemical class 0.000 description 1
- 230000003321 amplification Effects 0.000 description 1
- 230000037005 anaesthesia Effects 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 238000010171 animal model Methods 0.000 description 1
- 230000000692 anti-sense effect Effects 0.000 description 1
- 239000000427 antigen Substances 0.000 description 1
- 210000000612 antigen-presenting cell Anatomy 0.000 description 1
- 108091007433 antigens Proteins 0.000 description 1
- 102000036639 antigens Human genes 0.000 description 1
- 239000003963 antioxidant agent Substances 0.000 description 1
- 235000006708 antioxidants Nutrition 0.000 description 1
- 229960005070 ascorbic acid Drugs 0.000 description 1
- 235000010323 ascorbic acid Nutrition 0.000 description 1
- 239000011668 ascorbic acid Substances 0.000 description 1
- 229920001222 biopolymer Polymers 0.000 description 1
- 230000000903 blocking effect Effects 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- 239000000872 buffer Substances 0.000 description 1
- 239000000969 carrier Substances 0.000 description 1
- 229920002678 cellulose Polymers 0.000 description 1
- 239000001913 cellulose Substances 0.000 description 1
- 238000005119 centrifugation Methods 0.000 description 1
- 238000011260 co-administration Methods 0.000 description 1
- 229920001436 collagen Polymers 0.000 description 1
- 238000000354 decomposition reaction Methods 0.000 description 1
- 238000013461 design Methods 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 230000008034 disappearance Effects 0.000 description 1
- 231100000673 dose–response relationship Toxicity 0.000 description 1
- 239000003814 drug Substances 0.000 description 1
- 229940079593 drug Drugs 0.000 description 1
- 239000003937 drug carrier Substances 0.000 description 1
- 238000012377 drug delivery Methods 0.000 description 1
- 210000001162 elastic cartilage Anatomy 0.000 description 1
- 238000001962 electrophoresis Methods 0.000 description 1
- 210000002950 fibroblast Anatomy 0.000 description 1
- 238000001914 filtration Methods 0.000 description 1
- 238000002073 fluorescence micrograph Methods 0.000 description 1
- 230000002068 genetic effect Effects 0.000 description 1
- GVVPGTZRZFNKDS-JXMROGBWSA-N geranyl diphosphate Chemical compound CC(C)=CCC\C(C)=C\CO[P@](O)(=O)OP(O)(O)=O GVVPGTZRZFNKDS-JXMROGBWSA-N 0.000 description 1
- 239000011521 glass Substances 0.000 description 1
- 150000004676 glycans Chemical class 0.000 description 1
- 229940093915 gynecological organic acid Drugs 0.000 description 1
- 229910052588 hydroxylapatite Inorganic materials 0.000 description 1
- 238000010191 image analysis Methods 0.000 description 1
- 230000008105 immune reaction Effects 0.000 description 1
- 210000000987 immune system Anatomy 0.000 description 1
- 230000006058 immune tolerance Effects 0.000 description 1
- 230000002163 immunogen Effects 0.000 description 1
- 230000005847 immunogenicity Effects 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 239000007951 isotonicity adjuster Substances 0.000 description 1
- 230000002147 killing effect Effects 0.000 description 1
- 239000000463 material Substances 0.000 description 1
- 239000011159 matrix material Substances 0.000 description 1
- 230000007246 mechanism Effects 0.000 description 1
- 238000012986 modification Methods 0.000 description 1
- 230000004048 modification Effects 0.000 description 1
- 239000003068 molecular probe Substances 0.000 description 1
- 238000003199 nucleic acid amplification method Methods 0.000 description 1
- 210000000056 organ Anatomy 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 239000008188 pellet Substances 0.000 description 1
- XYJRXVWERLGGKC-UHFFFAOYSA-D pentacalcium;hydroxide;triphosphate Chemical compound [OH-].[Ca+2].[Ca+2].[Ca+2].[Ca+2].[Ca+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O XYJRXVWERLGGKC-UHFFFAOYSA-D 0.000 description 1
- 210000003516 pericardium Anatomy 0.000 description 1
- 230000019612 pigmentation Effects 0.000 description 1
- 239000013600 plasmid vector Substances 0.000 description 1
- 229910052697 platinum Inorganic materials 0.000 description 1
- 229920000747 poly(lactic acid) Polymers 0.000 description 1
- 238000002264 polyacrylamide gel electrophoresis Methods 0.000 description 1
- 229920001223 polyethylene glycol Polymers 0.000 description 1
- 229920000642 polymer Polymers 0.000 description 1
- 229920001184 polypeptide Polymers 0.000 description 1
- -1 polysaccharide sulfate Chemical class 0.000 description 1
- 238000002360 preparation method Methods 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- 102000004196 processed proteins & peptides Human genes 0.000 description 1
- 230000001737 promoting effect Effects 0.000 description 1
- 230000004952 protein activity Effects 0.000 description 1
- 238000011084 recovery Methods 0.000 description 1
- 108010054624 red fluorescent protein Proteins 0.000 description 1
- 230000009467 reduction Effects 0.000 description 1
- 230000002829 reductive effect Effects 0.000 description 1
- 230000010076 replication Effects 0.000 description 1
- 102200076454 rs104894848 Human genes 0.000 description 1
- 150000003839 salts Chemical class 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 210000003491 skin Anatomy 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- 238000002415 sodium dodecyl sulfate polyacrylamide gel electrophoresis Methods 0.000 description 1
- 239000000243 solution Substances 0.000 description 1
- 241000894007 species Species 0.000 description 1
- 239000008223 sterile water Substances 0.000 description 1
- 230000001502 supplementing effect Effects 0.000 description 1
- 230000001629 suppression Effects 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 238000010257 thawing Methods 0.000 description 1
- 238000002560 therapeutic procedure Methods 0.000 description 1
- 239000012096 transfection reagent Substances 0.000 description 1
- 230000029812 viral genome replication Effects 0.000 description 1
- 238000005406 washing Methods 0.000 description 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Chemical compound O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 1
Images







Landscapes
- Investigating, Analyzing Materials By Fluorescence Or Luminescence (AREA)
- Measuring Or Testing Involving Enzymes Or Micro-Organisms (AREA)
Abstract
【課題】本発明は遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法を提供する。
【解決手段】蛍光蛋白質を発現する遺伝子導入ベクターを哺乳動物の耳介に投与し、投与個体の耳介における蛍光を体外から検出することにより、インビボ投与した導入遺伝子の発現を非侵襲的に連続測定する方法を開発した。この方法は、遺伝子導入ベクターからの発現持続性および連続投与における発現レベルの変化を簡便に測定することを可能にする。本方法は、新たなインビボ遺伝子導入ベクターの開発、および遺伝子治療におけるベクター投与プロトコルの作成などにおいて有用である。
【選択図】 なし
【解決手段】蛍光蛋白質を発現する遺伝子導入ベクターを哺乳動物の耳介に投与し、投与個体の耳介における蛍光を体外から検出することにより、インビボ投与した導入遺伝子の発現を非侵襲的に連続測定する方法を開発した。この方法は、遺伝子導入ベクターからの発現持続性および連続投与における発現レベルの変化を簡便に測定することを可能にする。本方法は、新たなインビボ遺伝子導入ベクターの開発、および遺伝子治療におけるベクター投与プロトコルの作成などにおいて有用である。
【選択図】 なし
Description
【0001】
【発明の属する技術分野】
本発明は遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法に関する。
【0002】
【従来の技術】
遺伝子治療は治療効果のある物質を患者自身の細胞で作らせるという新たなドラッグデリバリーの形態である(Verma IM, Somia N. Gene therapy−promises, problems and prospects. Nature 1997;389:239−42; Morgan RA, Blaese RM. Gene therapy: lessons learnt from the past decade. BMJ 1999;319:1310)。これまでに、インビボ遺伝子治療のために種々の遺伝子導入ベクターが開発されている。ウイルスの感染性および遺伝子導入能を利用したウイルスベクターは、高い効率での遺伝子導入が見込めるためインビトロおよびインビボの両方において有用性が高い。しかしながら、インビトロ投与とは違いインビボ投与においては、ウイルスに対する免疫反応が誘導され、特に2回目以降の投与において治療が困難になる場合がある(Kaplan, J.M. et al. (1997). Characterization of factors involved in modulating persistence of transgene expression from recombinant adenovirus in the mouse lungf. Hum. Gen. Ther. 8, 45−46; Morsy,M.A. and Caskey,T. (1997). Safe gene vectors made simpler. Nat Biotech 15, 17−17; Verma,I.M. and Somia,N. (1997). Gene therapy − promises, problems and prospects. Nature 389, 239−242)。
【0003】
この問題を回避するため、naked DNAおよびその他の非ウイルスベクターの開発、およびより長期間遺伝子を発現できる新たなウイルスベクターおよびその投与方法を開発する試みが続けられている。例えば、アデノウイルスベクターの投与においてポリカチオンを用いると、ベクターの効率が上昇することが知られている(Arcasoy,S.M. et al. (1997). Polycations increase the effciency of adenovirus−mediated gene transfer to epithelial and endothelial cells in vitro. Gene Ther. 4, 32−38)。また、ウイルスベクターからE2, E1a, およびE1bなどの免疫原性のウイルス蛋白質遺伝子を除去することによって、発現期間が延長された新しいアデノウイルスベクターが開発されている(Coutelle,C. et al. (1994). Towards gene therapy for cystic fibrosis, In Cystic Fibrosis−Current Topics. Dodge, J. A., Davis, P. B., and Widdicombe, J. H.(John Wiley and Sons) pp33−54; Rosenfeld,M.A. et al. (1992). In vivo transfer of the human cystic fibrosis transmembrane conductance regulator gene to the airway epithelium. Cell 68, 143−155; Verma,I.M. and Somia,N. (1997) Gene therapy − promises, problems and prospects. Nature 389, 239−242)。
【0004】
このようなインビボベクターの開発および投与方法の改良には、ベクターをインビボで投与し、その発現を評価する必要がある。しかし、一般に導入遺伝子の発現の検出は煩雑であり、特に発現の経時変化を追うには、しばしば多数の個体を用いなければならない。より効率的なインビボ評価系の確立が重要である。
【0005】
【非特許文献1】
Verma, I.M. and Somia, N. (1997). Gene therapy − promises, problems and prospects. Nature 389, 239−242)。
【非特許文献2】
Morgan R.A. and Blaese R.M. (1999) Gene therapy: lessons learnt from the past decade. BMJ 319, 1310
【非特許文献3】
Kaplan, J.M. et al. (1997). Characterization of factors involved in modulating persistence of transgene expression from recombinant adenovirus in the mouse lungf. Hum. Gen. Ther. 8, 45−46
【非特許文献4】
Morsy,M.A. and Caskey,T. (1997). Safe gene vectors made simpler. Nat Biotech 15, 17−17
【非特許文献5】
Arcasoy, S.M. et al. (1997). Polycations increase the effciency of adenovirus−mediated gene transfer to epithelial and endothelial cells in vitro. Gene Ther. 4, 32−38
【非特許文献6】
Coutelle,C. et al. (1994). Towards gene therapy for cystic fibrosis, In Cystic Fibrosis−Current Topics. Dodge, J. A., Davis, P. B., and Widdicombe, J. H.(John Wiley and Sons) pp33−54
【非特許文献7】
Rosenfeld,M.A. et al. (1992). In vivo transfer of the human cystic fibrosis transmembrane conductance regulator gene to the airway epithelium. Cell 68, 143−155
【0006】
【発明が解決しようとする課題】
本発明は、遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法を提供する。
【0007】
【課題を解決するための手段】
本発明者らは、蛍光蛋白質遺伝子を搭載するベクターを哺乳動物の耳介に投与し、耳介中でベクターから発現した蛍光蛋白質の蛍光を、体外から検出することにより、インビボ投与した遺伝子導入ベクターの遺伝子発現を、極めて簡便に測定できることを見出した。耳介は蛍光蛋白質からの蛍光を検出するのに非常に適しており、投与したベクターから発現された蛍光蛋白質の蛍光を、体外から非侵襲的に検出することが可能であった。この方法は投与動物を殺したり傷つける必要がないため、ベクター投与後の遺伝子発現の変化を同一個体において連続的にモニターすることが可能であった。
【0008】
本発明者らは、この評価系を用いてベクターの繰り返し投与におけるベクターの発現効率の変化を測定した。すなわち、動物にまずベクターを適当な経路で投与し、数日後に耳介に蛍光蛋白質遺伝子を搭載するベクターを投与してその蛍光を測定した。これにより、2回目の投与におけるベクターからの遺伝子発現のレベルの低下を経時的に測定することができた。
【0009】
さらに本発明者らは、免疫応答を抑制するように設計した新たな改変ウイルスベクターを構築し、本発明の評価系を用いてこのベクターの発現効率を経時的に評価した。その結果、改変ウイルスベクターは、従来のベクターと比べ発現持続性が上昇していることが確かめられた。このように本発明の方法は、種々の条件において、遺伝子導入ベクターの発現効率をインビボで評価するために極めて有用である。
【0010】
すなわち本発明は、遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法に関し、より具体的には、
(1)生体に投与した遺伝子導入ベクターからの遺伝子発現を評価する方法であって、
(a)蛍光蛋白質をコードするベクターを、哺乳動物の耳介に投与する工程、
(b)耳介における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(c)検出された蛍光を該ベクターからの遺伝子発現と関連付ける工程、を含む方法、
(2)該蛍光蛋白質をコードするベクターまたは他のベクターを該動物に合計2回以上投与する、(1)に記載の方法、
(3)投与した個体から経時的に蛍光を検出する、(1)に記載の方法、
(4)ベクターがマイナス鎖RNAウイルスベクターである、(1)に記載の方法、
(5)該哺乳動物が齧歯目またはウサギ目である、(1)に記載の方法、
(6)蛍光蛋白質が緑色蛍光蛋白質(GFP)である、(1)に記載の方法、に関する。
【0011】
【発明の実施の形態】
本発明は、遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法に関する。本発明において用いる遺伝子導入ベクターは特に制限はなく、例えばプラスミドベクター、その他のnaked DNA、ウイルスベクター等が挙げられる。ウイルスベクターとしては、レトロウイルスベクター、レンチウイルスベクター、アデノウイルスベクター、アデノ随伴ウイルスベクター、マイナス鎖RNAウイルスベクター、単純ヘルペスウイルスベクター、レトロウイルスベクター、レンチウイルスベクター、セムリキ森林ウイルスベクター、シンドビスウイルスベクター、ワクシニアウイルスベクター、フォウルポックスウイルスベクター、その他の所望のウイルスベクターが例示できる。
【0012】
これらのウイルスベクターは当業者に周知の方法に従って組み換えウイルスとして調製することができる。例えば、遺伝子治療などに最も普通に利用されるアデノウイルスベクターの作製は、斎藤らの方法および他(Miyakeら、1996、Proc. Natl. Acad. Sci. USA、93巻、1320−24頁;Kanegaeら、1996、Acta Paediatr.Jpn、38巻、182−188頁;鐘ヶ江ら、バイオマニュアルシリーズ4−遺伝子導入と発現・解析法、1994、43−58頁、羊土社;鐘ヶ江ら、1994、細胞工学、13巻、8号、757−763頁)に従って製造することができる。また、例えばレトロウイルスベクター(脇本ら、1995、蛋白質核酸酵素、40巻、2508−2513頁)、およびアデノ随伴ウイルスベクター(玉寄ら、1995、蛋白質核酸酵素、40巻、2532−2538頁)なども、公知の方法により調製することができる。哺乳動物に遺伝子導入可能なその他のウイルスベクターを製造するための詳細は、組換えワクシニアウイルスを製造する方法としては、特表平6−502069、特公平6−95937、特公平6−71429が知られている。組換えパピローマウイルスを製造する方法としては特公平6−34727、特表平6−505626が知られている。組換えアデノ随伴ウイルスを製造する方法としては、特開平5−308975が知られている。組換えアデノウイルスを製造する方法としては、特表平6−508039が知られている。パラインフルエンザ、水疱性口内炎ウイルス、狂犬病ウイルス、麻疹ウイルス、リンダーペストウイルス、およびセンダイウイルスなどを含むマイナス鎖RNAウイルスを製造する方法は、以下のような文献に記載されている(Hasan, M. K. et al., J. Gen. Virol. 78: 2813−2820, 1997、Kato, A. et al., 1997, EMBO J. 16: 578−587; Yu, D. et al., 1997, Genes Cells 2: 457−466; 国際公開97/16539号; 国際公開97/16538号; Durbin, A. P. et al., 1997, Virology 235: 323−332; Whelan, S. P. et al., 1995, Proc. Natl. Acad. Sci. USA 92: 8388−8392; Schnell. M. J. et al., 1994, EMBO J. 13: 4195−4203; Radecke, F. et al., 1995, EMBO J. 14: 5773−5784; Lawson, N. D. et al., Proc. Natl. Acad. Sci. USA 92: 4477−4481; Garcin, D. et al., 1995, EMBO J. 14: 6087−6094; Kato, A. et al., 1996, Genes Cells 1: 569−579; Baron, M. D. and Barrett, T., 1997, J. Virol. 71: 1265−1271; Bridgen, A. and Elliott, R. M., 1996, Proc. Natl. Acad. Sci. USA 93: 15400−15404)。マイナス鎖RNAウイルスは、マイナス鎖(すなわちアンチセンス鎖)RNAをゲノムに有するウイルスであって、パラミクソウイルス(Paramyxoviridae; Paramyxovirus, Morbillivirus, Rubulavirus, および Pneumovirus属等を含む)、ラブドウイルス(Rhabdoviridae; Vesiculovirus, Lyssavirus, および Ephemerovirus属等を含む)、フィロウイルス(Firoviridae)、オルトミクソウイルス(Orthomyxoviridae; Infuluenza virus A, B, C, および Thogoto−like viruses 等を含む)、ブニヤウイルス(Bunyaviridae; Bunyavirus, Hantavirus, Nairovirus, および Phlebovirus属等を含む)、アレナウイルス(Arenaviridae)などの科に属するウイルスが含まれる。
【0013】
ウイルスベクターは、野生型ウイルスの誘導体であってもよい。誘導体とは、ウイルスの遺伝子導入能を完全には損なわないように、ベクターが搭載するウイルス遺伝子またはウイルス蛋白質を改変したベクターを言う。このような改変は、例えば外来遺伝子発現の向上のため、ベクターの複製能を欠損させるため、あるいは抗原性を減弱化したりするために行い得る(Kato, A. et al., 1997, J. Virol. 71:7266−7272; Kato, A. et al., 1997, EMBO J. 16:578−587; Curran, J. et al., WO01/04272, EP1067179)。例えばウイルスの複製に必須の遺伝子を欠損させた複製能欠損型ウイルスベクターを用いることができる(国際公開番号 WO00/70055、WO00/70070、WO01/18223 参照)。また、所望のエンベロープ蛋白質でシュードタイプ化されたウイルスベクターであってもよい(WO00/70055 および WO00/70070参照)。
【0014】
製造したウイルスベクターは実質的に純粋になるよう精製することができる。精製方法はフィルトレーション(濾過)、遠心分離、およびカラム精製等を含む公知の精製・分離方法またはその組み合わせにより行うことができる。「実質的に純粋」とは、ウイルスベクターが、それが存在する試料中の成分として主要な割合を占めることを言う。典型的には、実質的に純粋なウイルスベクターは、試料中に含まれる全蛋白質(但しキャリアーおよび安定剤として加えた蛋白質は除く)のうち、ウイルスベクター由来の蛋白質の割合が10%以上、好ましくは20%以上、より好ましくは50%以上、好ましくは70%以上、より好ましくは80%以上、さらに好ましくは90%以上を占めることにより確認することができる。例えばパラミクソウイルスの精製方法を例示すれば、セルロース硫酸エステルまたは架橋ポリサッカライド硫酸エステルを用いる方法(特公昭62−30752号公報、特公昭62−33879号公報、および特公昭62−30753号公報)、およびフコース硫酸含有多糖および/またはその分解物に吸着させる方法(WO97/32010)等を挙げることができる。
【0015】
蛍光蛋白質としては典型的には緑色蛍光蛋白質(green fluorescent protein; GFP)が用いられる。GFPはもともとオワンクラゲAequorea victoriaの発光器官で同定された約240個のアミノ酸からなる蛋白質で、紫外線(約395 nm)で励起され緑色蛍光(約508 nm)を発する。GFPは蛍光強度の改善、温度安定性の上昇、溶解度の増加を目的とし、野生型蛋白質に変異を導入した誘導体(enhanced green fluorescent protein; EGFP、およびVenusなど)が多数存在する(T. Nagai et al., Nature Biotechnology 20, 87−90 (2002))。例えばEGFPとしてはS65T置換体が知られている。また、GFPに変異を導入し、それぞれ黄、シアン、および青色に蛍光するYFP (yellow fluorescent protein)、CFP (cyan fluorescent protein)、およびBFP (blue fluorescent protein) が知られている。また、ウミシイタケ Renilla reniformis 由来のGFPも知られている。本明細書においては、これらの蛋白質を総称してGFPと称す。GFPとしては、例えば、US 5,874,304およびUS 6,020,192に開示されているヒト化green fluorescent protein、US 6,096,865 のSEQ ID NO:49を持つgreen fluorescent proteinの変異体、US 5,625,048のfluorescent proteinの機能的変異体、US 5,777,079 のAequorea wild−type GPPポリペプチドの修飾体、US 6,066,476の機能的変異蛍光蛋白質、US 6,194,548 に開示されている蛍光蛋白質、およびUS 6,319,669 の機能的変異蛍光蛋白質などのいずれか、またはそれらの機能的変異体を用いてもよい。
【0016】
また、他の蛍光蛋白質としては、イソギンチャク、スナギンチャク、ハナヅタなどに由来する蛍光蛋白質がマーカー蛋白質として既に使われている。例えば赤色の蛍光を発する蛍光蛋白質として、Discosoma striataから単離された赤色蛍光蛋白質 DsRedが知られている。DsRedにはS197Y置換された改良型も知られている。これらの蛍光蛋白質をコードする核酸を搭載するベクターを用いて、本発明の方法を実施してもよい。
【0017】
投与する動物は、耳介を有する所望の哺乳動物であってよいが、好ましくは耳介の厚さが最薄部で3 mm以下、好ましくは1 mm以下、より好ましくは0.5 mm以下である動物が好ましい。また、耳介組織に蛍光を遮断するような過度の色素沈着がなく、外部から蛍光観察がし易いように耳介部に獣毛の薄い部分があることが好ましい。また、皮膚は黒色ではなく、白から黄または褐色であることが好ましい。
【0018】
具体的には、実験動物として通常使われる所望の非ヒト哺乳動物を用いてよく、例えば齧歯目またはウサギ目の動物が挙げられる。特にラット(Rattus norvegicus)、マウス(Mus musculus)、モルモット(Cavia porcellus)、スナネズミ(Meriones unguiculatus)、および Oryctolagus cuniculus 等のOryctolagus属動物などを含む、小型(平均体重約3 kg以下、好ましくは2.0 kg以下、より好ましくは1.5 kg以下、1.0 kg以下、または0.6 kg以下)の齧歯目動物またはウサギ目動物が好ましい。最も好ましくは小型齧歯類であり、例えばマウスである。
【0019】
投与部位は、外耳皮下で軟骨を突き刺さないように、表皮と軟骨の間の皮下に投与することが好ましい。投与は、例えば一箇所または複数箇所に注入により投与することができる。投与量は適宜調節してよいが、ウイルスベクターであれば、例えば一箇所あたり106〜1013 infectious unit、プラスミドおよび他のnaked DNAであれば1μg〜10 mg程度であってよい。ベクターは、薬学的に許容できる所望の担体により適宜希釈して投与することができる。投与組成物は、例えば、滅菌水、生理食塩水、慣用の緩衝剤(リン酸、クエン酸、他の有機酸等)、安定剤、塩、酸化防止剤(アスコルビン酸等)、界面活性剤、懸濁剤、等張化剤、または保存剤などを含んでよい。また、バイオポリマーなどの有機物、ハイドロキシアパタイトなどの無機物、具体的にはコラーゲンマトリックス、ポリ乳酸ポリマーまたはコポリマー、ポリエチレングリコールポリマーまたはコポリマーおよびその化学的誘導体などと組み合わせることもできる。投与はin vivoでもex vivoでもよい。すなわち、ベクターを直接投与してもよく、あるいは体外で細胞に投与後に、その細胞を耳介に注入してもよい。
【0020】
耳介における蛍光の検出は、発現させる蛍光蛋白質に応じて実施される。例えば、エーテル麻酔下の動物の耳をガラス版にはさみ、蛍光実体顕微鏡を利用して蛍光を検出することができる。検出された蛍光は、遺伝子導入ベクターからの遺伝子発現を反映する(図2参照)。すなわち、検出される蛍光強度が強いほど、ベクターからの遺伝子発現レベルは高いと判断され、検出される蛍光強度が弱いほど、ベクターからの遺伝子発現レベルは低いと判断される。蛍光強度を定量することにより、遺伝子発現レベルを決定することができる。
【0021】
検出した蛍光は、コンピュータ上の画像解析などにより蛍光強度を定量化することができる(実施例参照)。具体的には、蛍光画像からGFPの蛍光を示す緑色を、例えばPhotoshop(Adobe Systems Incorporated, CA, USA)を用いて抽出し、その強度および面積については、例えばNIH image(National Institute of Health, USA)を用いて定量化可能である。
【0022】
本発明の方法は、連続投与または繰り返し投与など、ベクターを複数回投与する際のベクターに対する免疫応答の惹起による感染率の低下を評価するために有用である。繰り返し投与とは、例えば12時間以上の間隔をあけて2回以上、より特定すれば20時間以上、あるいは1, 2, 3, 4, 5, 6, 7, 8, または9日以上の間隔をあけて2回以上(たとえば2, 3, 4, 5回, またはそれ以上)ベクターを投与することである。投与の間隔はより長い間隔をあけてもよく、例えば 10〜30日、1〜3ヶ月、あるいは数ヶ月間隔であってもよい。それぞれの投与においては、ベクターは同一であっても同一でなくてもよい。典型的には同じウイルスをベースにした(または同じ抗原性を有するウイルス蛋白質を有する)ベクターである。また投与部位は同一部位であっても異なる部位であってもよい。少なくとも一回は、蛍光蛋白質遺伝子を搭載するベクターを耳介に投与する。例えば、蛍光蛋白質遺伝子を搭載しないベクターを耳介に投与1回または複数回投与し、その後に蛍光蛋白質遺伝子を搭載するベクターを同じ耳介に投与すれば、繰り返し投与の特定の回数時における投与ベクターからの遺伝子発現をモニターすることができる。あるいは、蛍光蛋白質遺伝子を搭載するベクターを別の部位(例えば左右のうち一方の耳介またはそれ以外の部位)に投与し、他方の耳介に投与したベクターからの蛍光を測定することもできる(実施例2)。あるいは蛍光蛋白質遺伝子を搭載するベクターを同じ耳介に繰り返し投与すれば、繰り返し投与における遺伝子発現を累積的に評価することもできる。蛍光の検出は、1回またはそれ以上行う。特に本発明は経時的に発現の変化をモニターするのに適している。「経時的に蛍光を検出する」とは、同一個体の耳介における蛍光を、時点の違う少なくとも2回、例えば2, 3, 4, 5, 6, またはそれ以上検出することを言う。
【0023】
本発明の方法は新たなベクター開発、および投与方法の改良において有用である。例えば本発明は、
(a)哺乳動物に被検化合物を投与する工程、
(b)蛍光蛋白質をコードするベクターを、該哺乳動物の耳介に投与する工程、
(c)耳介における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(d)検出された蛍光と、該被検化合物非投与において検出される蛍光(対照)との違いを、ベクターからの導入遺伝子発現に対する被検化合物の効果に関連付ける工程、
を含む、遺伝子導入ベクターからの遺伝子発現に対する被検化合物の効果を評価する方法に関する。すなわち被検化合物投与下において、被検化合物非投与の場合よりも強い蛍光が検出されれば、その被検化合物はベクターからの導入遺伝子発現を助ける(すなわち発現低下を抑制する)効果があり、逆に被検化合物の投与で蛍光強度が低下すれば、その被検化合物はベクターからの導入遺伝子発現を阻害(すなわち発現低下を促進する)効果があると判断される。蛍光強度を定量することにより、被検化合物の効果を定量化することができる。被検化合物はベクターの投与の前、同時、または後に行ってよい。例えば、ベクターと共に組成物として投与してもよい。被検化合物に制限はなく、低分子化合物、蛋白質、核酸など所望のものを用いることができる。例えば被検化合物として遺伝子を用いる場合は、蛍光蛋白質をコードするベクター中に搭載させることもできる(例えば実施例3における抗CD28抗体遺伝子)。対照(被検化合物非投与)に比べ蛍光強度が上昇させる被検化合物は、in vivoにおけるベクターの発現を上昇(または発現低下を抑制)する化合物の候補となる。
【0024】
また、蛍光蛋白質をコードする2つのベクターの遺伝子発現効率の違いを評価することもできる。この方法は、
(a)蛍光蛋白質をコードする2種のベクターを、それぞれ、哺乳動物の耳介に投与する工程、
(b)耳介のそれぞれの投与部位における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(c)それぞれの投与部位で検出された蛍光の違いを、ベクターからの導入遺伝子発現の違いに関連付ける工程、
を含む方法である。それぞれのベクターは同じ個体に投与しても別の個体に投与してもよい。同じ個体に投与すれば、同一条件で免疫反応が惹起される環境下でのベクター発現効率の違いを評価することができ、別個体に投与すれば、免疫反応の惹起の違いを評価することができる。別個体に投与する場合は、同種で遺伝子背景がほぼ同一であることが好ましい。2つのベクターでプロモーターが違っていたり、あるいは構造上の違いにより発現能にもとから差がある場合は、2つの蛍光強度の差からインビボ投与における発現効率の違いを単純に比較することはできないが、例えば耳介に投与した直後の蛍光強度に対する一定時間経過後の相対蛍光強度を2つのベクターで比較することにより、インビボにおける2つのベクターの導入遺伝子発現の違いを評価することができる(実施例3参照)。相対的に蛍光強度が高いベクターは、in vivoにおけるベクター発現効率が上昇した(または発現低下が抑制された)ベクターと判断される。
【0025】
例えば上記した方法を利用すれば、以下のようなスクリーニングを実施することができる。例えば、本発明の評価方法を用いて、ベクターからの導入遺伝子発現を助ける(発現低下を抑制する)被検化合物をスクリーニングする方法としては、
(a)哺乳動物に被検化合物を投与する工程、
(b)蛍光蛋白質をコードするベクターを、該哺乳動物の耳介に投与する工程、
(c)耳介における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(d)検出された蛍光レベルが、該被検化合物非投与において検出される蛍光レベル(対照)よりも高くなる化合物を選択する工程、を含む方法が挙げられる。このようなスクリーニング方法は、本発明の評価方法を包含している。
【0026】
また発現効率の高いベクターをスクリーニングする方法としては、
(a)蛍光蛋白質をコードする2つ以上のベクターを、それぞれ哺乳動物の耳介に投与する工程、
(b)投与部位における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(c)検出された蛍光レベルが高いベクターを選択する工程、を含む方法が挙げられる。このようなスクリーニング方法は、本発明の評価方法を包含している。具体的には、例えば(a)蛍光蛋白質をコードする2つ以上のベクターを、それぞれ哺乳動物の耳介に投与する工程、(b)投与部位における該蛍光蛋白質からの蛍光を、非侵襲的にそれぞれ2回以上検出する工程、(c)ある時点Aとそれより後の時点Bの蛍光レベルの比(B/A)を計算し、その値が高いベクターを選択する工程、を含む方法により、発現の持続性が高いベクターを選択することができる。
【0027】
このようなスクリーニングにより、インビボで長期間発現を持続できる新たなベクター、あるいは、ベクターと共に投与することで持続発現を可能にする薬剤をスクリーニングすることが可能である。
【0028】
【実施例】
以下、実施例により本発明をさらに詳細に説明するが、本発明はこれら実施例に制限されるものではない。なお、本明細書中に引用された文献は、本明細書の一部として組み込まれる。
【0029】
[実施例1] 遺伝子導入ベクターの耳介投与による非侵襲的in vivo評価
本実施例では、蛍光蛋白質遺伝子を搭載する遺伝子導入ベクターを耳介に投与し、ベクターからの遺伝子発現をin vivoで非侵襲的に検出する方法を例示する。用いられるベクターとしては特に制限はないが、ここではマイナス鎖RNAウイルスベクターの代表であるセンダイウイルスベクターを用いた。
【0030】
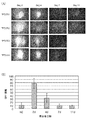
GFP遺伝子(Genbank Accession No. U55762, protein: AAB02574; Gene, 1996, 173:33−8)を有する伝播型SeVベクター(SeV18+GFP:5x10⁶ GFP−CIU/5μL)(WO00/70070, WO03/025570)或いはF遺伝子欠失型SeVベクター(SeV18+GFP/ΔF:5x106 GFP−CIU/5μL)(WO00/70070, WO03/025570)をマウス耳介に投与した。感染細胞で発現しているGFP蛋白の蛍光は、非侵襲的に外部から観察可能であった(図1)。非侵襲的であるため、同一個体を利用して経時的にSeVベクター由来蛋白(GFP)の発現が観察でき、発現持続性の評価に非常に適している。また、同一個体での経時変化を追えることで、実験に使用する動物個体数を減少させることが可能である。実際の経時変化を観察したところ、GFP蛋白の蛍光は投与2日目をピークに投与4日目まで観察可能であるが、投与5日目から6日目にほとんど消失した(図1)。
【0031】
このGFP蛍光の変化が、SeVによる発現のKineticsを定量的に反映しているか否かを判定するために、Luciferase遺伝子を搭載している伝播型SeVベクター(SeV18+Luci: Yonemitsu, Y. et al., Nat. Biotech. 18, 970−973 (2000))について同様に耳介投与を行った。まず、投与タイター依存的にLuciferase蛋白の活性の変化が見られることを確認した(図2(A))。次に、耳介内Luciferase蛋白発現の経時的変化について定量し、投与2日目をピークに投与4日目に少し減少し、投与7日目及び11日目にほとんどベースラインレベルになることを確認した(図2(B))。この時、同タイプのGFP遺伝子搭載SeV(SeV18+GFP)を投与した実験を同時に行い、GFP蛍光の経時変化を調べた。GFP蛍光の写真(図3(A))から、画像処理ソフトAdobe Photoshop(Adobe Systems Incorporated, CA, USA)にて緑色蛍光を抽出した後、画像解析ソフトNIH image(National Institute of Health, USA)にて蛍光強度の定量(図3(B))を行った。Luciferase活性から求めた経時変化(図2(B))と蛍光強度から求めた経時変化(図3(B))に非常に良い相関が見られた。則ち、GFP蛍光の変化はLuciferase活性の変化に良く一致しており、GFP蛍光の強度変化を追うことで、相対的定量性を議論できると判断された。
【0032】
[実施例2] ベクターのin vivoくり返し投与後の発現評価
本実施例では、ベクターの繰り返し投与後の発現評価という観点からの発現評価方法を例示する。右耳の耳介にSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し、発現を確認した後に、各種投与時期をずらして、左耳耳介への同じSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し、発現の有無を調べた(図4(A))。また、この場合もGFP蛍光強度を定量化して表した(図4(B))。右耳耳介感染1日後、及び2日後であれば、左耳耳介での感染及び発現が確認された。しかし、右耳感染4日後であれば、左耳耳介での感染程度がかなり減少し、右耳感染6日後であれば、左耳耳介での感染はほとんど成立しなかった。右耳感染8日後でも、左耳耳介での感染はほとんど成立しなかったが、感染62日後に僅かな感染が確認された。これらの現象については、SeVベクターの免疫系への影響を調べる良い材料になるとともに、くり返し投与後の発現を評価する非常に良い実験系になっていると考えられた。
【0033】
[実施例3] 耳介投与における感染細胞
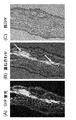
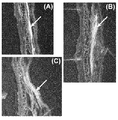
マウス耳介に投与した場合の感染細胞について調べた。マウス耳介にSeV18+ GFP/ΔF(5x106 CIU/5μL)を投与し、感染2日後に耳介を切除し、凍結切片を作成し、蛍光顕微鏡下GFP蛍光を観察するとともに、抗GFP抗体(Molecular Probes Inc., Eugene OR, USA)で染色した。GFP蛍光と抗GFP抗体での陽性細胞が重なったのは真皮の細胞であった(図5)。他の個体の耳介組織で観察したところ、軟骨膜周辺(図6(A))、軟骨膜に近い真皮(図6(B))、表皮に近い真皮(図6(C))等への感染が確認され、表皮及び弾性軟骨への感染はなかった。従って、本投与法にて感染する細胞は、耳介真皮及び軟骨膜(繊維芽細胞含む)であると判断された。
【0034】
[実施例4] 抗CD28抗体遺伝子搭載SeVのin vivoにおける発現持続性の評価
T細胞の活性化は抗原提示細胞のMHC class II(あるいはclassI)/抗原ペプチド複合体とT細胞レセプターの反応 (第1シグナル) 及びCD80(CD86)とCD28等の補助刺激分子の反応 (第2シグナル(costimulatory signal)) により生じ、その後活性化したT細胞はCD80(CD86)とCTLA4等の抑制性補助刺激分子の反応により鎮静化される。これらcostimulatory signalをブロックすることにより末梢で免疫寛容が誘導されることが知られている。例えば、抗CD28抗体はT細胞上の補助刺激因子であるCD28の抑制を通して免疫反応を抑制する(Yu, X.Z. et al., J. Immunol. 164(9) 4564−4568 (2000); Laskowski, I.A. et al., J. Am. Soc. Nephrol. 13(2) 519−527 (2002))。本発明者らは、抗CD28抗体を発現させることにより、遺伝子導入ベクターのin vivo投与における免疫反応が抑制され、ベクターからの搭載遺伝子産物の長期発現を可能とすることを考えた。そこで、抗CD28抗体遺伝子を搭載する遺伝子導入ベクターを構築し、耳介投与法を利用してベクターの発現持続性の評価を行なった。
【0035】
1. CD28 に対する一本鎖抗体(α CD28 )遺伝子を搭載した F 遺伝子欠失型 SeV ベクター(非伝播型)の構築
(i) 遺伝子の全合成
Grosse−Hovest, L.らの報告しているαCD28遺伝子配列(DDBJ database SYN507107 )に基づき、αCD28(LV鎖及びHV鎖の一本鎖抗体)の遺伝子配列の両端にXbaI siteを設けた配列の全合成を行い、この合成XbaI断片(配列番号:1)(この断片をSYN205−13と呼ぶ。両端の各6塩基はXbaI部位とした。αCD28アミノ酸配列は配列番号:2に示した)をpBluescript II SK+ベクターに導入した(pBluescript/αCD28)。合成に使用したoligo DNAの配列および名称を以下に示し、その配置を図7に示した。また、ベクター構築の概略図を図8に示した。一方、mouse antibody κ L chainのシグナルペプチド(配列番号:4)とSeVのEIS配列との間にXbaI siteを有し、その両端にNheI/NotI siteを設けたDNA断片を作製した。このDNA断片のNheI siteとpGEM−4Zベクター(Promega)のXbaI siteをライゲーションさせたカセットプラスミド(pGEM−4Zcst)を構築した(配列番号:3、EIS配列を含むNotI断片のみ示した)。pBluescript/αCD28のαCD28遺伝子を含むXbaI断片をpGEM−4ZcstベクターのXbaI siteに導入し、上記シグナルペプチドとSeVのEIS配列を有するαCD28遺伝子(αCD28cst遺伝子)を構築した。ここで得られるαCD28cst遺伝子を含むNotI断片の全長は6の倍数(6n)となるようにデザインしている。
【0036】
【表1】
合成に使用したoligo DNAの配列および名称
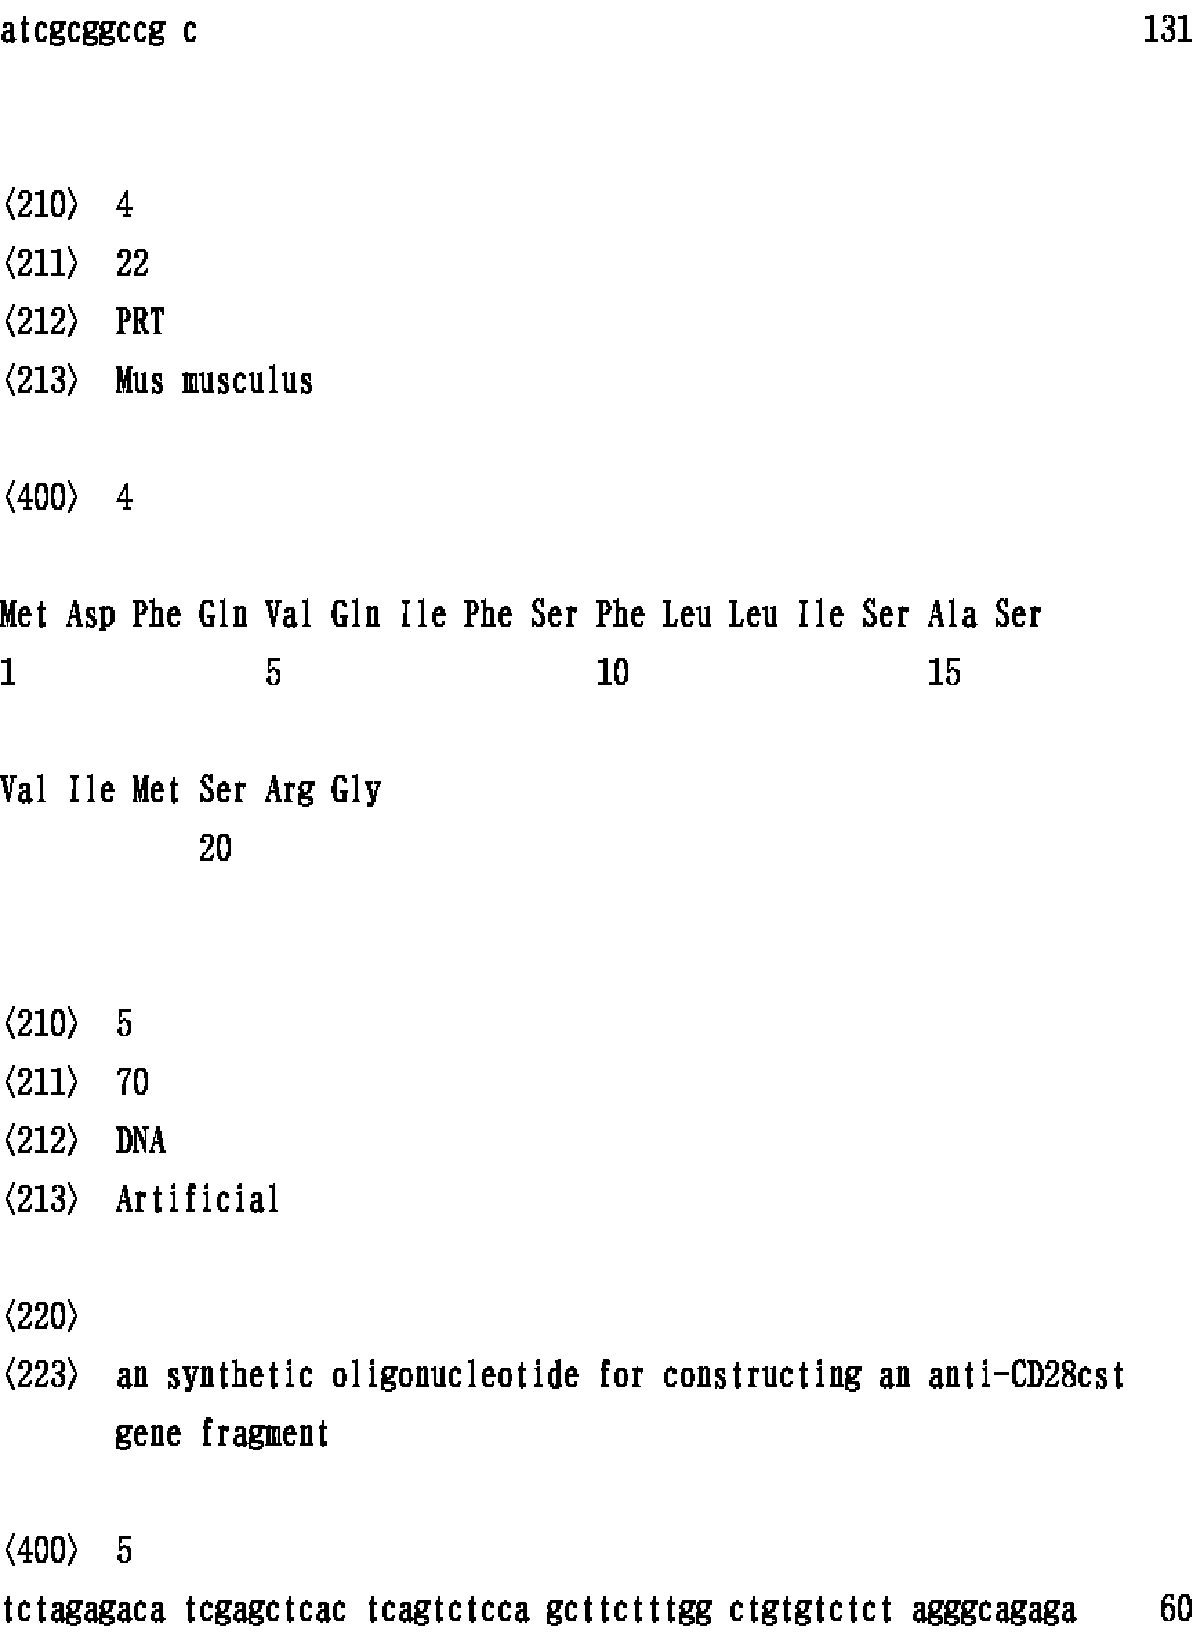 【0037】
(ii) αCD28遺伝子搭載F欠失型SeV cDNA(pSeV18+αCD28cst/ΔF−GFP)の遺伝子構築
上記で構築したNotI断片の遺伝子配列を確認した後、このプラスミドから、同NotI断片を切り出し、green fluorescent protein(GFP)を搭載したF遺伝子欠失型SeV cDNA(pSeV18+/ΔF−GFP)(Li, H.−O. et al., J. Virol. 74(14) 6564−6569 (2000))の+18位(NotI部位)へ挿入し、pSeV18+αCD28cst/ΔF−GFPを構築した。
【0038】
(iii) αCD28遺伝子搭載F欠失型SeV(SeV18+αCD28cst/ΔF−GFP)の再構成
ウイルスの再構成はLiらの報告(Li, H.−O. et al., J. Virology 74. 6564−6569 (2000), WO00/70070)に従って行った。F遺伝子欠失型ウイルスを再構成させるため、F蛋白のヘルパー細胞を利用した。当該ヘルパー細胞作製にはCre/loxP発現誘導システムを利用している。当該システムはCre DNA リコンビナーゼにより遺伝子産物を誘導発現するように設計されたプラスミドpCALNdLw(Arai, T. et al., J. Virol. 72: 1115−1121 (1988))を利用したものであり、同プラスミドのトランスフォーマントにCre DNAリコンビナーゼを発現する組み換えアデノウイルス(AxCANCre)をSaitoらの方法(Saito, I. et al., Nucl. Acid. Res. 23, 3816−3821 (1995), Arai, T. et al., J. Virol. 72, 1115−1121 (1998))で感染させて挿入遺伝子を発現させた。SeV−F蛋白の場合、F遺伝子を有する同トランスフォーマント細胞をLLC−MK2/F7と記載し、AxCANCreで誘導後F蛋白を持続発現している細胞をLLC−MK2/F7/Aと記載することにする。
【0039】
SeV18+αCD28cst/ΔF−GFPの再構成は、以下のようにして行った。則ち、LLC−MK2細胞を 5×10⁶ cells/dishで直径100 mmのシャーレに播き、24時間培養後、PLWUV−VacT7を室温で1時間感染させた(MOI=2)。細胞を血清を含まないMEMで洗浄した後、プラスミドpSeV18+αCD28cst/ΔF−GFP, pGEM/NP, pGEM/P, pGEM/L及びpGEM/F−HNをそれぞれ12μg, 4μg, 2μg, 4μg及び4μg/dishの量比でOpti−MEMに懸濁し、1μg DNA/5μL相当のSuperFect transfection reagentを入れて混合し、室温で15分間放置後、最終的に3% FBSを含むOpti−MEM 3 mLに入れ、細胞に添加して培養した。5時間培養後血清を含まないMEMで2回洗浄し、40μg/mLの AraC及び7.5μg/mLのTrypsinを含むMEMで培養した。24時間培養後、8.5×106 cells/dishあたりにLLC−MK2/F7/Aを重層し、40μg/mLの AraC及び7.5μg/mLのTrypsinを含むMEMで更に2日間37℃で培養した。これらの細胞を回収し、ペレットを2 mL/dishあたりの Opti−MEMに懸濁、凍結融解を3回繰り換えしてP0 lysateを調製した。一方で、LLC−MK2/F7/Aを24 wellプレートに播き、ほぼコンフルエントの時に32℃に移し1日間培養した細胞を準備した。この細胞にSeV18+αCD28cst/ΔF−GFPのP0 lysateを各200μL/wellでトランスフェクションし、40μg/mLの AraC及び7.5μg/mLのTrypsinを含み血清を含まないMEMを用い32℃で培養した。P1 培養上清を用いてP2以降、6 wellプレートに播いたLLC−MK2/F7/A細胞を用いて、同様の培養をP3までくり返した。
P3の5日目の試料(P3d5)のウイルス力価は7×10⁶ CIU/mLであった。
【0040】
(iv) RT−PCRによるウイルスゲノムの確認
F遺伝子欠失型SeVであるSeV18+αCD28cst/ΔF−GFPのウイルス溶液(P3 sample)からのウイルスRNAの回収は、QIAGEN QIAamp Viral RNA Mini Kit(QIAGEN, Bothell, WA)を利用して行い、RT−PCRは1 stepでSuper Script One−Step RT−PCR with Platinum Taq Kit(Gibco−BRL, Rockville, MD)を利用して行った。RT−PCRは、F6(5’−ACAAGAGAAAAAACATGTATGG−3’)/R199(5’−GATAACAGCACCTCCTCCCGACT−3’)(それぞれ配列番号:20および21)の組み合わせをプライマー対として使用して行った。目的の大きさの遺伝子の増幅が確認され、ウイルス遺伝子上にαCD28cst遺伝子が搭載されていることが確認された(図9)。
【0041】
(v) SeV搭載遺伝子に由来する蛋白質発現の確認
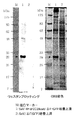
6 well plateでconfluentになったLLC−MK2にMOI 1で SeV18+αCD28cst/ΔF−GFPを感染し、血清を含まないMEM培地1mlを添加して37℃(5% CO2存在下)で培養した。感染1日後にMEM培地を交換し、4日後に培養上清を回収して試料とした。ネガティブコントロール(NC)として、GFP遺伝子を搭載したF遺伝子欠失型SeVベクター(SeV18+GFP/ΔF)を同条件で感染して、培養上清を回収した。試料は、PAGE prep Protein Clean−Up and Enrichment Kit(Pierce)を用いて、300μLの培養上清を40μLに濃縮し、これをSDS PAGE電気泳動用の試料としてWestern blottingは5μL/laneでアプライした。一方、Coomassie Brilliant Blue(CBB)染色には、同様の操作で600μLの培養上清を40μLに濃縮し、これを10μL/laneでアプライして試験を行った。Western blottingの検出用の抗体にはAnti−mouse Ig, horseradish peroxidase linkedwhole antibody (from sheep)(Amersham Bioscience)を使用した。結果を図10に示す。約29kDaのバンドが検出され、アミノ酸配列から予想される分子量と一致した。
【0042】
2.抗 CD28 抗体遺伝子搭載 F 遺伝子欠失型 SeV の機能評価
構築した抗CD28抗体(αCD28cst)遺伝子搭載F遺伝子欠失型SeV(SeV18+αCD28cst/ΔF−GFP)の機能評価の一環として、in vivoにおける発現持続性を実施例1に示したマウス耳介投与による評価法にて評価した。この時、抗CD28抗体遺伝子を搭載せずGFP遺伝子を搭載しているF遺伝子欠失型SeV(SeV18+GFP/ΔF)をコントロールとして持続性の差を調べた。またこの時、感染初期にはαCD28cst蛋白の発現はない(非常に少ない)ことからその時期の蛋白の発現を補うことを目的として、αCD28cst蛋白と同様の機能が期待されるCTLA4−Ig蛋白質を、SeV投与当日に投与した系も評価した。CTLA4−Ig蛋白質は市販されており(Ancell Corporation)使用可能であるが、今回は既に報告されているものと類似の方法で調製したものを使用した(Iwasaki, N. et al., Transplantation 73(3) 334−340 (2002); Harada, H. et al., Urol. Res. 28(1) 69−74 (2000); Iwasaki, N. et al., Transplantation 73(3) 334−340 (2002); Glysing−Jensen, T. et al., Transplantation 64(12) 1641−1645 (1997))。
【0043】
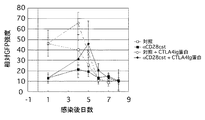
実施例1に示したように、GFP遺伝子を有するSeVベクターをマウス耳介に投与すると、感染細胞に発現しているGFP蛋白の蛍光を非侵襲的に外部から観察可能である。この系を用いることにより、同一個体を利用して経時的にSeVベクター由来発現蛋白(GFP)の発現が観察でき、発現持続性の評価に非常に適している。GFP遺伝子搭載F遺伝子欠失型SeVベクター(SeV18+GFP/ΔF:5x106 CIU/5μL)或いはGFP遺伝子とともに抗CD28抗体遺伝子を搭載しているF遺伝子欠失型SeVベクター(SeV18+αCD28cst/ΔF−GFP:5x106 CIU/5μL)をマウス耳介に投与し、経時的にGFP蛋白の発現を観察した。更に、両投与群の一部のマウスには、SeV感染1時間後及び10時間後に、CTLA4−Ig蛋白質を0.5 mg/bodyで腹腔内に投与した(それぞれn=2)。まず、補助刺激因子抑制を目的とした抗体遺伝子(この場合はαCD28cst)を搭載したSeVベクターがin vivoでも感染することが確認された(図11)。SeV18+GFP/ΔFとはGFP発現量に差が見られるが、この点については後述する。持続性に関しては、SeV18+αCD28cst/ΔF−GFP投与群で、非常に僅かながら対照に比べGFP蛋白の発現持続が観察された。則ち、SeV18+GFP/ΔF投与群では、投与5日後までは明らかなGFP発現が見られるものの、投与6日後にほとんど見えなくなる様な急激な消失が観察されるのに対して、SeV18+αCD28cst/ΔF−GFP投与群では、その減少が僅かながら緩やかであり、投与6日後でもGFP蛋白の蛍光が観察された(図11)。SeV感染当日のCTLA4−Ig蛋白質の投与効果もはっきりと表れた。CTLA4−Ig蛋白質を投与することにより、SeV18+GFP/ΔF投与群、SeV18+αCD28cst/ΔF−GFP投与群ともにGFP蛋白発現の増強が観察され、更にSeV18+αCD28cst/ΔF−GFP投与群においては、感染6日後でも比較的はっきりとしたGFP蛋白の蛍光が観察された(図12)。GFP蛍光の写真から、画像処理ソフトAdobe Photoshop(Adobe Systems Incorporated, CA, USA)にて緑色蛍光を抽出した後、画像解析ソフトNIH image(National Institute of Health, USA)にて蛍光強度を定量化した結果を図13に示した。CTLA4−Ig蛋白質を投与した場合のGFP蛋白発現の増強ととともに、僅かではあるがαCD28cst遺伝子を搭載することによるSeV搭載遺伝子由来蛋白(この場合はGFP)発現持続への効果が確認された。この結果は、補助刺激因子活性を抑制することによるベクターからの遺伝子発現の持続性への効果を表すものであり、当該コンセプトの確かさを意味している。また、SeVベクターの感染だけでは発現の持続への影響は少なくても、感染初期に同メカニズムを期待する蛋白を同時投与することで、発現の持続を延長し得る可能性を示している。
【0044】
SeV18+αCD28cst/ΔF−GFP投与群において、SeV18+GFP/ΔF投与群よりもGFP蛋白の蛍光が弱かったことについて、以下in vitroの系で確認を行った。LLC−MK2細胞にSeV18+GFP/ΔF或いはSeV18+αCD28cst/ΔF−GFPをMOI=5で感染し、経時的に蛍光顕微鏡下でGFP蛋白の発現を観察した(図14)。感染16時間後ではSeV18+GFP/ΔF感染細胞ではGFPが観察されるのに対して、SeV18+αCD28cst/ΔF−GFP感染細胞では観察されなかった。SeV18+αCD28cst/ΔF−GFP感染細胞では、感染24時間後以降発現したGFP蛋白の蛍光が観察されるものの、SeV18+GFP/ΔF感染細胞よりも常に弱く、発現量が低いことが確認された。SeVにおいてはゲノム搭載遺伝子の発現量の違いについて、極性効果が知られている(Glazier, K. et al., J. Virol. 21 (3), 863−871 (1977); Homann, H.E. et al., Virology 177 (1), 131−140 (1990))。則ち、RNA polymeraseのrestart効率が高くないために、ゲノムの3’端に搭載した遺伝子ほど発現量が高く、5’端のものほど発現量は低くなる。実際に同じマーカー遺伝子を様々な位置に搭載することで、極性効果を証明するとともに発現量制御のデザインが示されている(Tokusumi, T. et al., Virus Res 86, 33−38 (2002))。今回検出に利用しているGFP遺伝子は、SeV18+GFP/ΔFでは3’端に、SeV18+αCD28cst/ΔF−GFPでは欠失しているF遺伝子の位置に搭載しており、GFP蛋白量はSeV18+GFP/ΔFで高く、SeV18+αCD28cst/ΔF−GFPでは相対的に低くなるデザインになっている。但し、他のSeV蛋白は両ベクターで同様に(同量程度)発現していると予想されることから、免疫原性の原因となる蛋白は同量程度で、検出蛋白(GFP)のみSeV18+αCD28cst/ΔF−GFP感染細胞で少なくなっていると考えられる。以上のことを考慮すると、耳介投与系において、SeV18+αCD28cst/ΔF−GFP投与群で確認された僅かながらの遺伝子発現の延長に関して、実際にはGFP観察で予想されるよりも更に延長効果があることが示唆される。
【0045】
【発明の効果】
本発明により、インビボ投与した遺伝子導入ベクターからの遺伝子発現を非侵襲的に評価する方法が提供された。本方法により、インビボ投与したベクターの発現持続性および繰り返し投与における遺伝子発現レベルの変化を極めて簡便に測定することが可能となる。本方法は、新たなインビボ遺伝子導入ベクターの開発、および遺伝子治療における発現レベルのモニタリングや投与プロトコルの作成などにおいて有用である。
【0046】
【配列表】
【図面の簡単な説明】
【図1】GFP遺伝子搭載SeVベクターマウス耳介投与後のGFP由来蛍光の経時変化を示す図である。GFP遺伝子を有する伝播型SeVベクター(SeV18+GFP:5x10⁶ GFP−CIU/5μL)或いはF遺伝子欠失型SeVベクター(SeV18+GFP/ΔF:5x106 GFP−CIU/5μL)をマウス耳介に投与し、GFP蛋白の蛍光を外部から経時的に観察した。
【図2】耳介投与法の定量性評価を示す図である。Luciferase 遺伝子搭載 SeV ベクターでの評価:(A) 投与タイター依存性。Luciferase遺伝子を搭載している伝播型SeVベクター(SeV18+Luci)の投与タイターを変えてマウス耳介に投与し(5x10⁴, 5x10⁵, 5x10⁶ CIU/5μL)、投与2日後に耳介を切除後、組織をホモジナイズし、 Leciferase活性を調べた (n=3)。投与タイター依存的なLuciferase活性の変化が見られた。(B) 経時変化。SeV18+Luci(5x10⁶ CIU/5μL)をマウス耳介に投与し、経時的にそれぞれの耳介を切除後、組織をホモジナイズし、 Leciferase活性を調べた (n=3)。
【図3】耳介投与法の定量性評価を示す図である。GFP遺伝子搭載 SeV ベクターでの評価:SeV18+GFP(5x10⁶ GFP−CIU/5μL)をマウス耳介に投与し、GFP蛋白の蛍光を外部から経時的に観察した (n=4)。(A) GFP蛍光写真を示す。(B) GFP蛍光強度の定量化。画像処理ソフトAdobe Photoshopにて緑色蛍光を抽出した後、画像解析ソフトNIH imageにて蛍光強度の定量を行った。
【図4】繰り返し投与での評価法という観点からの耳介投与法の有用性を示す図である。マウス右耳の耳介にSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し(一回目投与)、次に投与1, 2, 4, 6, 8, 28, 62日後に、左耳耳介へSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与した(二回目投与)。それぞれの投与後、経時的にGFP蛍光の強度変化を調べた。(A) GFP蛍光写真を示す。(B) GFP蛍光強度の定量化。
【図5】耳介投与法による感染細胞の同定を示す図である。マウス耳介にSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し、感染2日後に耳介を切除し、凍結切片を作成、蛍光顕微鏡下GFP蛍光を観察した (A)。同連続切片を抗GFP抗体で染色した (C)。(B) はこれらの重ね合わせを示す。
【図6】耳介投与法による感染細胞の同定を示す図である。マウス耳介にSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し、感染2日後に耳介を切除し、凍結切片を作成、蛍光顕微鏡下GFP蛍光を観察した(図5とは別の個体)。
【図7】抗CD28抗体遺伝子断片(SYN205−13)の合成に使用したoligo DNAの配置を示す図である。
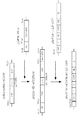
【図8】抗CD28抗体遺伝子を搭載するSeVベクターcDNA構築の概略を示す図である。
【図9】抗CD28抗体遺伝子を搭載するSeVベクター(SeV18+αCD28cst/ΔF−GFP)のRT−PCRによるウイルスゲノムの確認を示す図である。
【図10】αCD28遺伝子を搭載するSeVベクター(SeV18+αCD28cst/ΔF−GFP)からの抗体の発現を示す図である。
【図11】抗CD28抗体(αCD28cst)GFP遺伝子搭載SeVベクター(SeV18+αCD28cst/ΔF−GFP)のマウス耳介投与後のGFP由来蛍光の経時変化を示す図である。5x106 GFP−CIU/5μLをマウス耳介に投与し、GFP蛋白の蛍光を外部から経時的に観察した。SeV18+GFP/ΔF投与群との比較を行った。
【図12】感染初期のCTLA4−Ig蛋白投与を併用した場合のSeV18+αCD28cst/ΔF−GFPのマウス耳介投与後のGFP由来蛍光の経時変化を示す図である。5x106 GFP−CIU/5μLをマウス耳介に投与し、投与1時間後及び10時間後にCTLA4−Ig蛋白を0.5 mg/bodyで腹腔内に投与し、GFP蛋白の蛍光を外部から経時的に観察した。同じ処理をしたSeV18+GFP/ΔF投与群との比較を行った。
【図13】GFP蛍光強度の定量化を示す図である。図11及び図12の蛍光写真を基に、画像処理ソフトAdobe Photoshopにて緑色蛍光を抽出した後、画像解析ソフトNIH
imageにて蛍光強度の定量を行った。
【図14】GFP遺伝子の搭載位置の違いによるGFP由来蛍光強度の違いを示す図である(in vitroでの確認)。SeV18+GFP/ΔF或いはSeV18+αCD28cst/ΔF−GFPをLLC−MK2細胞にMOI=3で感染し、経時的にGFP蛍光を観察した。
【発明の属する技術分野】
本発明は遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法に関する。
【0002】
【従来の技術】
遺伝子治療は治療効果のある物質を患者自身の細胞で作らせるという新たなドラッグデリバリーの形態である(Verma IM, Somia N. Gene therapy−promises, problems and prospects. Nature 1997;389:239−42; Morgan RA, Blaese RM. Gene therapy: lessons learnt from the past decade. BMJ 1999;319:1310)。これまでに、インビボ遺伝子治療のために種々の遺伝子導入ベクターが開発されている。ウイルスの感染性および遺伝子導入能を利用したウイルスベクターは、高い効率での遺伝子導入が見込めるためインビトロおよびインビボの両方において有用性が高い。しかしながら、インビトロ投与とは違いインビボ投与においては、ウイルスに対する免疫反応が誘導され、特に2回目以降の投与において治療が困難になる場合がある(Kaplan, J.M. et al. (1997). Characterization of factors involved in modulating persistence of transgene expression from recombinant adenovirus in the mouse lungf. Hum. Gen. Ther. 8, 45−46; Morsy,M.A. and Caskey,T. (1997). Safe gene vectors made simpler. Nat Biotech 15, 17−17; Verma,I.M. and Somia,N. (1997). Gene therapy − promises, problems and prospects. Nature 389, 239−242)。
【0003】
この問題を回避するため、naked DNAおよびその他の非ウイルスベクターの開発、およびより長期間遺伝子を発現できる新たなウイルスベクターおよびその投与方法を開発する試みが続けられている。例えば、アデノウイルスベクターの投与においてポリカチオンを用いると、ベクターの効率が上昇することが知られている(Arcasoy,S.M. et al. (1997). Polycations increase the effciency of adenovirus−mediated gene transfer to epithelial and endothelial cells in vitro. Gene Ther. 4, 32−38)。また、ウイルスベクターからE2, E1a, およびE1bなどの免疫原性のウイルス蛋白質遺伝子を除去することによって、発現期間が延長された新しいアデノウイルスベクターが開発されている(Coutelle,C. et al. (1994). Towards gene therapy for cystic fibrosis, In Cystic Fibrosis−Current Topics. Dodge, J. A., Davis, P. B., and Widdicombe, J. H.(John Wiley and Sons) pp33−54; Rosenfeld,M.A. et al. (1992). In vivo transfer of the human cystic fibrosis transmembrane conductance regulator gene to the airway epithelium. Cell 68, 143−155; Verma,I.M. and Somia,N. (1997) Gene therapy − promises, problems and prospects. Nature 389, 239−242)。
【0004】
このようなインビボベクターの開発および投与方法の改良には、ベクターをインビボで投与し、その発現を評価する必要がある。しかし、一般に導入遺伝子の発現の検出は煩雑であり、特に発現の経時変化を追うには、しばしば多数の個体を用いなければならない。より効率的なインビボ評価系の確立が重要である。
【0005】
【非特許文献1】
Verma, I.M. and Somia, N. (1997). Gene therapy − promises, problems and prospects. Nature 389, 239−242)。
【非特許文献2】
Morgan R.A. and Blaese R.M. (1999) Gene therapy: lessons learnt from the past decade. BMJ 319, 1310
【非特許文献3】
Kaplan, J.M. et al. (1997). Characterization of factors involved in modulating persistence of transgene expression from recombinant adenovirus in the mouse lungf. Hum. Gen. Ther. 8, 45−46
【非特許文献4】
Morsy,M.A. and Caskey,T. (1997). Safe gene vectors made simpler. Nat Biotech 15, 17−17
【非特許文献5】
Arcasoy, S.M. et al. (1997). Polycations increase the effciency of adenovirus−mediated gene transfer to epithelial and endothelial cells in vitro. Gene Ther. 4, 32−38
【非特許文献6】
Coutelle,C. et al. (1994). Towards gene therapy for cystic fibrosis, In Cystic Fibrosis−Current Topics. Dodge, J. A., Davis, P. B., and Widdicombe, J. H.(John Wiley and Sons) pp33−54
【非特許文献7】
Rosenfeld,M.A. et al. (1992). In vivo transfer of the human cystic fibrosis transmembrane conductance regulator gene to the airway epithelium. Cell 68, 143−155
【0006】
【発明が解決しようとする課題】
本発明は、遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法を提供する。
【0007】
【課題を解決するための手段】
本発明者らは、蛍光蛋白質遺伝子を搭載するベクターを哺乳動物の耳介に投与し、耳介中でベクターから発現した蛍光蛋白質の蛍光を、体外から検出することにより、インビボ投与した遺伝子導入ベクターの遺伝子発現を、極めて簡便に測定できることを見出した。耳介は蛍光蛋白質からの蛍光を検出するのに非常に適しており、投与したベクターから発現された蛍光蛋白質の蛍光を、体外から非侵襲的に検出することが可能であった。この方法は投与動物を殺したり傷つける必要がないため、ベクター投与後の遺伝子発現の変化を同一個体において連続的にモニターすることが可能であった。
【0008】
本発明者らは、この評価系を用いてベクターの繰り返し投与におけるベクターの発現効率の変化を測定した。すなわち、動物にまずベクターを適当な経路で投与し、数日後に耳介に蛍光蛋白質遺伝子を搭載するベクターを投与してその蛍光を測定した。これにより、2回目の投与におけるベクターからの遺伝子発現のレベルの低下を経時的に測定することができた。
【0009】
さらに本発明者らは、免疫応答を抑制するように設計した新たな改変ウイルスベクターを構築し、本発明の評価系を用いてこのベクターの発現効率を経時的に評価した。その結果、改変ウイルスベクターは、従来のベクターと比べ発現持続性が上昇していることが確かめられた。このように本発明の方法は、種々の条件において、遺伝子導入ベクターの発現効率をインビボで評価するために極めて有用である。
【0010】
すなわち本発明は、遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法に関し、より具体的には、
(1)生体に投与した遺伝子導入ベクターからの遺伝子発現を評価する方法であって、
(a)蛍光蛋白質をコードするベクターを、哺乳動物の耳介に投与する工程、
(b)耳介における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(c)検出された蛍光を該ベクターからの遺伝子発現と関連付ける工程、を含む方法、
(2)該蛍光蛋白質をコードするベクターまたは他のベクターを該動物に合計2回以上投与する、(1)に記載の方法、
(3)投与した個体から経時的に蛍光を検出する、(1)に記載の方法、
(4)ベクターがマイナス鎖RNAウイルスベクターである、(1)に記載の方法、
(5)該哺乳動物が齧歯目またはウサギ目である、(1)に記載の方法、
(6)蛍光蛋白質が緑色蛍光蛋白質(GFP)である、(1)に記載の方法、に関する。
【0011】
【発明の実施の形態】
本発明は、遺伝子導入ベクターからの遺伝子発現をインビボで評価する方法に関する。本発明において用いる遺伝子導入ベクターは特に制限はなく、例えばプラスミドベクター、その他のnaked DNA、ウイルスベクター等が挙げられる。ウイルスベクターとしては、レトロウイルスベクター、レンチウイルスベクター、アデノウイルスベクター、アデノ随伴ウイルスベクター、マイナス鎖RNAウイルスベクター、単純ヘルペスウイルスベクター、レトロウイルスベクター、レンチウイルスベクター、セムリキ森林ウイルスベクター、シンドビスウイルスベクター、ワクシニアウイルスベクター、フォウルポックスウイルスベクター、その他の所望のウイルスベクターが例示できる。
【0012】
これらのウイルスベクターは当業者に周知の方法に従って組み換えウイルスとして調製することができる。例えば、遺伝子治療などに最も普通に利用されるアデノウイルスベクターの作製は、斎藤らの方法および他(Miyakeら、1996、Proc. Natl. Acad. Sci. USA、93巻、1320−24頁;Kanegaeら、1996、Acta Paediatr.Jpn、38巻、182−188頁;鐘ヶ江ら、バイオマニュアルシリーズ4−遺伝子導入と発現・解析法、1994、43−58頁、羊土社;鐘ヶ江ら、1994、細胞工学、13巻、8号、757−763頁)に従って製造することができる。また、例えばレトロウイルスベクター(脇本ら、1995、蛋白質核酸酵素、40巻、2508−2513頁)、およびアデノ随伴ウイルスベクター(玉寄ら、1995、蛋白質核酸酵素、40巻、2532−2538頁)なども、公知の方法により調製することができる。哺乳動物に遺伝子導入可能なその他のウイルスベクターを製造するための詳細は、組換えワクシニアウイルスを製造する方法としては、特表平6−502069、特公平6−95937、特公平6−71429が知られている。組換えパピローマウイルスを製造する方法としては特公平6−34727、特表平6−505626が知られている。組換えアデノ随伴ウイルスを製造する方法としては、特開平5−308975が知られている。組換えアデノウイルスを製造する方法としては、特表平6−508039が知られている。パラインフルエンザ、水疱性口内炎ウイルス、狂犬病ウイルス、麻疹ウイルス、リンダーペストウイルス、およびセンダイウイルスなどを含むマイナス鎖RNAウイルスを製造する方法は、以下のような文献に記載されている(Hasan, M. K. et al., J. Gen. Virol. 78: 2813−2820, 1997、Kato, A. et al., 1997, EMBO J. 16: 578−587; Yu, D. et al., 1997, Genes Cells 2: 457−466; 国際公開97/16539号; 国際公開97/16538号; Durbin, A. P. et al., 1997, Virology 235: 323−332; Whelan, S. P. et al., 1995, Proc. Natl. Acad. Sci. USA 92: 8388−8392; Schnell. M. J. et al., 1994, EMBO J. 13: 4195−4203; Radecke, F. et al., 1995, EMBO J. 14: 5773−5784; Lawson, N. D. et al., Proc. Natl. Acad. Sci. USA 92: 4477−4481; Garcin, D. et al., 1995, EMBO J. 14: 6087−6094; Kato, A. et al., 1996, Genes Cells 1: 569−579; Baron, M. D. and Barrett, T., 1997, J. Virol. 71: 1265−1271; Bridgen, A. and Elliott, R. M., 1996, Proc. Natl. Acad. Sci. USA 93: 15400−15404)。マイナス鎖RNAウイルスは、マイナス鎖(すなわちアンチセンス鎖)RNAをゲノムに有するウイルスであって、パラミクソウイルス(Paramyxoviridae; Paramyxovirus, Morbillivirus, Rubulavirus, および Pneumovirus属等を含む)、ラブドウイルス(Rhabdoviridae; Vesiculovirus, Lyssavirus, および Ephemerovirus属等を含む)、フィロウイルス(Firoviridae)、オルトミクソウイルス(Orthomyxoviridae; Infuluenza virus A, B, C, および Thogoto−like viruses 等を含む)、ブニヤウイルス(Bunyaviridae; Bunyavirus, Hantavirus, Nairovirus, および Phlebovirus属等を含む)、アレナウイルス(Arenaviridae)などの科に属するウイルスが含まれる。
【0013】
ウイルスベクターは、野生型ウイルスの誘導体であってもよい。誘導体とは、ウイルスの遺伝子導入能を完全には損なわないように、ベクターが搭載するウイルス遺伝子またはウイルス蛋白質を改変したベクターを言う。このような改変は、例えば外来遺伝子発現の向上のため、ベクターの複製能を欠損させるため、あるいは抗原性を減弱化したりするために行い得る(Kato, A. et al., 1997, J. Virol. 71:7266−7272; Kato, A. et al., 1997, EMBO J. 16:578−587; Curran, J. et al., WO01/04272, EP1067179)。例えばウイルスの複製に必須の遺伝子を欠損させた複製能欠損型ウイルスベクターを用いることができる(国際公開番号 WO00/70055、WO00/70070、WO01/18223 参照)。また、所望のエンベロープ蛋白質でシュードタイプ化されたウイルスベクターであってもよい(WO00/70055 および WO00/70070参照)。
【0014】
製造したウイルスベクターは実質的に純粋になるよう精製することができる。精製方法はフィルトレーション(濾過)、遠心分離、およびカラム精製等を含む公知の精製・分離方法またはその組み合わせにより行うことができる。「実質的に純粋」とは、ウイルスベクターが、それが存在する試料中の成分として主要な割合を占めることを言う。典型的には、実質的に純粋なウイルスベクターは、試料中に含まれる全蛋白質(但しキャリアーおよび安定剤として加えた蛋白質は除く)のうち、ウイルスベクター由来の蛋白質の割合が10%以上、好ましくは20%以上、より好ましくは50%以上、好ましくは70%以上、より好ましくは80%以上、さらに好ましくは90%以上を占めることにより確認することができる。例えばパラミクソウイルスの精製方法を例示すれば、セルロース硫酸エステルまたは架橋ポリサッカライド硫酸エステルを用いる方法(特公昭62−30752号公報、特公昭62−33879号公報、および特公昭62−30753号公報)、およびフコース硫酸含有多糖および/またはその分解物に吸着させる方法(WO97/32010)等を挙げることができる。
【0015】
蛍光蛋白質としては典型的には緑色蛍光蛋白質(green fluorescent protein; GFP)が用いられる。GFPはもともとオワンクラゲAequorea victoriaの発光器官で同定された約240個のアミノ酸からなる蛋白質で、紫外線(約395 nm)で励起され緑色蛍光(約508 nm)を発する。GFPは蛍光強度の改善、温度安定性の上昇、溶解度の増加を目的とし、野生型蛋白質に変異を導入した誘導体(enhanced green fluorescent protein; EGFP、およびVenusなど)が多数存在する(T. Nagai et al., Nature Biotechnology 20, 87−90 (2002))。例えばEGFPとしてはS65T置換体が知られている。また、GFPに変異を導入し、それぞれ黄、シアン、および青色に蛍光するYFP (yellow fluorescent protein)、CFP (cyan fluorescent protein)、およびBFP (blue fluorescent protein) が知られている。また、ウミシイタケ Renilla reniformis 由来のGFPも知られている。本明細書においては、これらの蛋白質を総称してGFPと称す。GFPとしては、例えば、US 5,874,304およびUS 6,020,192に開示されているヒト化green fluorescent protein、US 6,096,865 のSEQ ID NO:49を持つgreen fluorescent proteinの変異体、US 5,625,048のfluorescent proteinの機能的変異体、US 5,777,079 のAequorea wild−type GPPポリペプチドの修飾体、US 6,066,476の機能的変異蛍光蛋白質、US 6,194,548 に開示されている蛍光蛋白質、およびUS 6,319,669 の機能的変異蛍光蛋白質などのいずれか、またはそれらの機能的変異体を用いてもよい。
【0016】
また、他の蛍光蛋白質としては、イソギンチャク、スナギンチャク、ハナヅタなどに由来する蛍光蛋白質がマーカー蛋白質として既に使われている。例えば赤色の蛍光を発する蛍光蛋白質として、Discosoma striataから単離された赤色蛍光蛋白質 DsRedが知られている。DsRedにはS197Y置換された改良型も知られている。これらの蛍光蛋白質をコードする核酸を搭載するベクターを用いて、本発明の方法を実施してもよい。
【0017】
投与する動物は、耳介を有する所望の哺乳動物であってよいが、好ましくは耳介の厚さが最薄部で3 mm以下、好ましくは1 mm以下、より好ましくは0.5 mm以下である動物が好ましい。また、耳介組織に蛍光を遮断するような過度の色素沈着がなく、外部から蛍光観察がし易いように耳介部に獣毛の薄い部分があることが好ましい。また、皮膚は黒色ではなく、白から黄または褐色であることが好ましい。
【0018】
具体的には、実験動物として通常使われる所望の非ヒト哺乳動物を用いてよく、例えば齧歯目またはウサギ目の動物が挙げられる。特にラット(Rattus norvegicus)、マウス(Mus musculus)、モルモット(Cavia porcellus)、スナネズミ(Meriones unguiculatus)、および Oryctolagus cuniculus 等のOryctolagus属動物などを含む、小型(平均体重約3 kg以下、好ましくは2.0 kg以下、より好ましくは1.5 kg以下、1.0 kg以下、または0.6 kg以下)の齧歯目動物またはウサギ目動物が好ましい。最も好ましくは小型齧歯類であり、例えばマウスである。
【0019】
投与部位は、外耳皮下で軟骨を突き刺さないように、表皮と軟骨の間の皮下に投与することが好ましい。投与は、例えば一箇所または複数箇所に注入により投与することができる。投与量は適宜調節してよいが、ウイルスベクターであれば、例えば一箇所あたり106〜1013 infectious unit、プラスミドおよび他のnaked DNAであれば1μg〜10 mg程度であってよい。ベクターは、薬学的に許容できる所望の担体により適宜希釈して投与することができる。投与組成物は、例えば、滅菌水、生理食塩水、慣用の緩衝剤(リン酸、クエン酸、他の有機酸等)、安定剤、塩、酸化防止剤(アスコルビン酸等)、界面活性剤、懸濁剤、等張化剤、または保存剤などを含んでよい。また、バイオポリマーなどの有機物、ハイドロキシアパタイトなどの無機物、具体的にはコラーゲンマトリックス、ポリ乳酸ポリマーまたはコポリマー、ポリエチレングリコールポリマーまたはコポリマーおよびその化学的誘導体などと組み合わせることもできる。投与はin vivoでもex vivoでもよい。すなわち、ベクターを直接投与してもよく、あるいは体外で細胞に投与後に、その細胞を耳介に注入してもよい。
【0020】
耳介における蛍光の検出は、発現させる蛍光蛋白質に応じて実施される。例えば、エーテル麻酔下の動物の耳をガラス版にはさみ、蛍光実体顕微鏡を利用して蛍光を検出することができる。検出された蛍光は、遺伝子導入ベクターからの遺伝子発現を反映する(図2参照)。すなわち、検出される蛍光強度が強いほど、ベクターからの遺伝子発現レベルは高いと判断され、検出される蛍光強度が弱いほど、ベクターからの遺伝子発現レベルは低いと判断される。蛍光強度を定量することにより、遺伝子発現レベルを決定することができる。
【0021】
検出した蛍光は、コンピュータ上の画像解析などにより蛍光強度を定量化することができる(実施例参照)。具体的には、蛍光画像からGFPの蛍光を示す緑色を、例えばPhotoshop(Adobe Systems Incorporated, CA, USA)を用いて抽出し、その強度および面積については、例えばNIH image(National Institute of Health, USA)を用いて定量化可能である。
【0022】
本発明の方法は、連続投与または繰り返し投与など、ベクターを複数回投与する際のベクターに対する免疫応答の惹起による感染率の低下を評価するために有用である。繰り返し投与とは、例えば12時間以上の間隔をあけて2回以上、より特定すれば20時間以上、あるいは1, 2, 3, 4, 5, 6, 7, 8, または9日以上の間隔をあけて2回以上(たとえば2, 3, 4, 5回, またはそれ以上)ベクターを投与することである。投与の間隔はより長い間隔をあけてもよく、例えば 10〜30日、1〜3ヶ月、あるいは数ヶ月間隔であってもよい。それぞれの投与においては、ベクターは同一であっても同一でなくてもよい。典型的には同じウイルスをベースにした(または同じ抗原性を有するウイルス蛋白質を有する)ベクターである。また投与部位は同一部位であっても異なる部位であってもよい。少なくとも一回は、蛍光蛋白質遺伝子を搭載するベクターを耳介に投与する。例えば、蛍光蛋白質遺伝子を搭載しないベクターを耳介に投与1回または複数回投与し、その後に蛍光蛋白質遺伝子を搭載するベクターを同じ耳介に投与すれば、繰り返し投与の特定の回数時における投与ベクターからの遺伝子発現をモニターすることができる。あるいは、蛍光蛋白質遺伝子を搭載するベクターを別の部位(例えば左右のうち一方の耳介またはそれ以外の部位)に投与し、他方の耳介に投与したベクターからの蛍光を測定することもできる(実施例2)。あるいは蛍光蛋白質遺伝子を搭載するベクターを同じ耳介に繰り返し投与すれば、繰り返し投与における遺伝子発現を累積的に評価することもできる。蛍光の検出は、1回またはそれ以上行う。特に本発明は経時的に発現の変化をモニターするのに適している。「経時的に蛍光を検出する」とは、同一個体の耳介における蛍光を、時点の違う少なくとも2回、例えば2, 3, 4, 5, 6, またはそれ以上検出することを言う。
【0023】
本発明の方法は新たなベクター開発、および投与方法の改良において有用である。例えば本発明は、
(a)哺乳動物に被検化合物を投与する工程、
(b)蛍光蛋白質をコードするベクターを、該哺乳動物の耳介に投与する工程、
(c)耳介における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(d)検出された蛍光と、該被検化合物非投与において検出される蛍光(対照)との違いを、ベクターからの導入遺伝子発現に対する被検化合物の効果に関連付ける工程、
を含む、遺伝子導入ベクターからの遺伝子発現に対する被検化合物の効果を評価する方法に関する。すなわち被検化合物投与下において、被検化合物非投与の場合よりも強い蛍光が検出されれば、その被検化合物はベクターからの導入遺伝子発現を助ける(すなわち発現低下を抑制する)効果があり、逆に被検化合物の投与で蛍光強度が低下すれば、その被検化合物はベクターからの導入遺伝子発現を阻害(すなわち発現低下を促進する)効果があると判断される。蛍光強度を定量することにより、被検化合物の効果を定量化することができる。被検化合物はベクターの投与の前、同時、または後に行ってよい。例えば、ベクターと共に組成物として投与してもよい。被検化合物に制限はなく、低分子化合物、蛋白質、核酸など所望のものを用いることができる。例えば被検化合物として遺伝子を用いる場合は、蛍光蛋白質をコードするベクター中に搭載させることもできる(例えば実施例3における抗CD28抗体遺伝子)。対照(被検化合物非投与)に比べ蛍光強度が上昇させる被検化合物は、in vivoにおけるベクターの発現を上昇(または発現低下を抑制)する化合物の候補となる。
【0024】
また、蛍光蛋白質をコードする2つのベクターの遺伝子発現効率の違いを評価することもできる。この方法は、
(a)蛍光蛋白質をコードする2種のベクターを、それぞれ、哺乳動物の耳介に投与する工程、
(b)耳介のそれぞれの投与部位における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(c)それぞれの投与部位で検出された蛍光の違いを、ベクターからの導入遺伝子発現の違いに関連付ける工程、
を含む方法である。それぞれのベクターは同じ個体に投与しても別の個体に投与してもよい。同じ個体に投与すれば、同一条件で免疫反応が惹起される環境下でのベクター発現効率の違いを評価することができ、別個体に投与すれば、免疫反応の惹起の違いを評価することができる。別個体に投与する場合は、同種で遺伝子背景がほぼ同一であることが好ましい。2つのベクターでプロモーターが違っていたり、あるいは構造上の違いにより発現能にもとから差がある場合は、2つの蛍光強度の差からインビボ投与における発現効率の違いを単純に比較することはできないが、例えば耳介に投与した直後の蛍光強度に対する一定時間経過後の相対蛍光強度を2つのベクターで比較することにより、インビボにおける2つのベクターの導入遺伝子発現の違いを評価することができる(実施例3参照)。相対的に蛍光強度が高いベクターは、in vivoにおけるベクター発現効率が上昇した(または発現低下が抑制された)ベクターと判断される。
【0025】
例えば上記した方法を利用すれば、以下のようなスクリーニングを実施することができる。例えば、本発明の評価方法を用いて、ベクターからの導入遺伝子発現を助ける(発現低下を抑制する)被検化合物をスクリーニングする方法としては、
(a)哺乳動物に被検化合物を投与する工程、
(b)蛍光蛋白質をコードするベクターを、該哺乳動物の耳介に投与する工程、
(c)耳介における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(d)検出された蛍光レベルが、該被検化合物非投与において検出される蛍光レベル(対照)よりも高くなる化合物を選択する工程、を含む方法が挙げられる。このようなスクリーニング方法は、本発明の評価方法を包含している。
【0026】
また発現効率の高いベクターをスクリーニングする方法としては、
(a)蛍光蛋白質をコードする2つ以上のベクターを、それぞれ哺乳動物の耳介に投与する工程、
(b)投与部位における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(c)検出された蛍光レベルが高いベクターを選択する工程、を含む方法が挙げられる。このようなスクリーニング方法は、本発明の評価方法を包含している。具体的には、例えば(a)蛍光蛋白質をコードする2つ以上のベクターを、それぞれ哺乳動物の耳介に投与する工程、(b)投与部位における該蛍光蛋白質からの蛍光を、非侵襲的にそれぞれ2回以上検出する工程、(c)ある時点Aとそれより後の時点Bの蛍光レベルの比(B/A)を計算し、その値が高いベクターを選択する工程、を含む方法により、発現の持続性が高いベクターを選択することができる。
【0027】
このようなスクリーニングにより、インビボで長期間発現を持続できる新たなベクター、あるいは、ベクターと共に投与することで持続発現を可能にする薬剤をスクリーニングすることが可能である。
【0028】
【実施例】
以下、実施例により本発明をさらに詳細に説明するが、本発明はこれら実施例に制限されるものではない。なお、本明細書中に引用された文献は、本明細書の一部として組み込まれる。
【0029】
[実施例1] 遺伝子導入ベクターの耳介投与による非侵襲的in vivo評価
本実施例では、蛍光蛋白質遺伝子を搭載する遺伝子導入ベクターを耳介に投与し、ベクターからの遺伝子発現をin vivoで非侵襲的に検出する方法を例示する。用いられるベクターとしては特に制限はないが、ここではマイナス鎖RNAウイルスベクターの代表であるセンダイウイルスベクターを用いた。
【0030】
GFP遺伝子(Genbank Accession No. U55762, protein: AAB02574; Gene, 1996, 173:33−8)を有する伝播型SeVベクター(SeV18+GFP:5x10⁶ GFP−CIU/5μL)(WO00/70070, WO03/025570)或いはF遺伝子欠失型SeVベクター(SeV18+GFP/ΔF:5x106 GFP−CIU/5μL)(WO00/70070, WO03/025570)をマウス耳介に投与した。感染細胞で発現しているGFP蛋白の蛍光は、非侵襲的に外部から観察可能であった(図1)。非侵襲的であるため、同一個体を利用して経時的にSeVベクター由来蛋白(GFP)の発現が観察でき、発現持続性の評価に非常に適している。また、同一個体での経時変化を追えることで、実験に使用する動物個体数を減少させることが可能である。実際の経時変化を観察したところ、GFP蛋白の蛍光は投与2日目をピークに投与4日目まで観察可能であるが、投与5日目から6日目にほとんど消失した(図1)。
【0031】
このGFP蛍光の変化が、SeVによる発現のKineticsを定量的に反映しているか否かを判定するために、Luciferase遺伝子を搭載している伝播型SeVベクター(SeV18+Luci: Yonemitsu, Y. et al., Nat. Biotech. 18, 970−973 (2000))について同様に耳介投与を行った。まず、投与タイター依存的にLuciferase蛋白の活性の変化が見られることを確認した(図2(A))。次に、耳介内Luciferase蛋白発現の経時的変化について定量し、投与2日目をピークに投与4日目に少し減少し、投与7日目及び11日目にほとんどベースラインレベルになることを確認した(図2(B))。この時、同タイプのGFP遺伝子搭載SeV(SeV18+GFP)を投与した実験を同時に行い、GFP蛍光の経時変化を調べた。GFP蛍光の写真(図3(A))から、画像処理ソフトAdobe Photoshop(Adobe Systems Incorporated, CA, USA)にて緑色蛍光を抽出した後、画像解析ソフトNIH image(National Institute of Health, USA)にて蛍光強度の定量(図3(B))を行った。Luciferase活性から求めた経時変化(図2(B))と蛍光強度から求めた経時変化(図3(B))に非常に良い相関が見られた。則ち、GFP蛍光の変化はLuciferase活性の変化に良く一致しており、GFP蛍光の強度変化を追うことで、相対的定量性を議論できると判断された。
【0032】
[実施例2] ベクターのin vivoくり返し投与後の発現評価
本実施例では、ベクターの繰り返し投与後の発現評価という観点からの発現評価方法を例示する。右耳の耳介にSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し、発現を確認した後に、各種投与時期をずらして、左耳耳介への同じSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し、発現の有無を調べた(図4(A))。また、この場合もGFP蛍光強度を定量化して表した(図4(B))。右耳耳介感染1日後、及び2日後であれば、左耳耳介での感染及び発現が確認された。しかし、右耳感染4日後であれば、左耳耳介での感染程度がかなり減少し、右耳感染6日後であれば、左耳耳介での感染はほとんど成立しなかった。右耳感染8日後でも、左耳耳介での感染はほとんど成立しなかったが、感染62日後に僅かな感染が確認された。これらの現象については、SeVベクターの免疫系への影響を調べる良い材料になるとともに、くり返し投与後の発現を評価する非常に良い実験系になっていると考えられた。
【0033】
[実施例3] 耳介投与における感染細胞
マウス耳介に投与した場合の感染細胞について調べた。マウス耳介にSeV18+ GFP/ΔF(5x106 CIU/5μL)を投与し、感染2日後に耳介を切除し、凍結切片を作成し、蛍光顕微鏡下GFP蛍光を観察するとともに、抗GFP抗体(Molecular Probes Inc., Eugene OR, USA)で染色した。GFP蛍光と抗GFP抗体での陽性細胞が重なったのは真皮の細胞であった(図5)。他の個体の耳介組織で観察したところ、軟骨膜周辺(図6(A))、軟骨膜に近い真皮(図6(B))、表皮に近い真皮(図6(C))等への感染が確認され、表皮及び弾性軟骨への感染はなかった。従って、本投与法にて感染する細胞は、耳介真皮及び軟骨膜(繊維芽細胞含む)であると判断された。
【0034】
[実施例4] 抗CD28抗体遺伝子搭載SeVのin vivoにおける発現持続性の評価
T細胞の活性化は抗原提示細胞のMHC class II(あるいはclassI)/抗原ペプチド複合体とT細胞レセプターの反応 (第1シグナル) 及びCD80(CD86)とCD28等の補助刺激分子の反応 (第2シグナル(costimulatory signal)) により生じ、その後活性化したT細胞はCD80(CD86)とCTLA4等の抑制性補助刺激分子の反応により鎮静化される。これらcostimulatory signalをブロックすることにより末梢で免疫寛容が誘導されることが知られている。例えば、抗CD28抗体はT細胞上の補助刺激因子であるCD28の抑制を通して免疫反応を抑制する(Yu, X.Z. et al., J. Immunol. 164(9) 4564−4568 (2000); Laskowski, I.A. et al., J. Am. Soc. Nephrol. 13(2) 519−527 (2002))。本発明者らは、抗CD28抗体を発現させることにより、遺伝子導入ベクターのin vivo投与における免疫反応が抑制され、ベクターからの搭載遺伝子産物の長期発現を可能とすることを考えた。そこで、抗CD28抗体遺伝子を搭載する遺伝子導入ベクターを構築し、耳介投与法を利用してベクターの発現持続性の評価を行なった。
【0035】
1. CD28 に対する一本鎖抗体(α CD28 )遺伝子を搭載した F 遺伝子欠失型 SeV ベクター(非伝播型)の構築
(i) 遺伝子の全合成
Grosse−Hovest, L.らの報告しているαCD28遺伝子配列(DDBJ database SYN507107 )に基づき、αCD28(LV鎖及びHV鎖の一本鎖抗体)の遺伝子配列の両端にXbaI siteを設けた配列の全合成を行い、この合成XbaI断片(配列番号:1)(この断片をSYN205−13と呼ぶ。両端の各6塩基はXbaI部位とした。αCD28アミノ酸配列は配列番号:2に示した)をpBluescript II SK+ベクターに導入した(pBluescript/αCD28)。合成に使用したoligo DNAの配列および名称を以下に示し、その配置を図7に示した。また、ベクター構築の概略図を図8に示した。一方、mouse antibody κ L chainのシグナルペプチド(配列番号:4)とSeVのEIS配列との間にXbaI siteを有し、その両端にNheI/NotI siteを設けたDNA断片を作製した。このDNA断片のNheI siteとpGEM−4Zベクター(Promega)のXbaI siteをライゲーションさせたカセットプラスミド(pGEM−4Zcst)を構築した(配列番号:3、EIS配列を含むNotI断片のみ示した)。pBluescript/αCD28のαCD28遺伝子を含むXbaI断片をpGEM−4ZcstベクターのXbaI siteに導入し、上記シグナルペプチドとSeVのEIS配列を有するαCD28遺伝子(αCD28cst遺伝子)を構築した。ここで得られるαCD28cst遺伝子を含むNotI断片の全長は6の倍数(6n)となるようにデザインしている。
【0036】
【表1】
合成に使用したoligo DNAの配列および名称
(ii) αCD28遺伝子搭載F欠失型SeV cDNA(pSeV18+αCD28cst/ΔF−GFP)の遺伝子構築
上記で構築したNotI断片の遺伝子配列を確認した後、このプラスミドから、同NotI断片を切り出し、green fluorescent protein(GFP)を搭載したF遺伝子欠失型SeV cDNA(pSeV18+/ΔF−GFP)(Li, H.−O. et al., J. Virol. 74(14) 6564−6569 (2000))の+18位(NotI部位)へ挿入し、pSeV18+αCD28cst/ΔF−GFPを構築した。
【0038】
(iii) αCD28遺伝子搭載F欠失型SeV(SeV18+αCD28cst/ΔF−GFP)の再構成
ウイルスの再構成はLiらの報告(Li, H.−O. et al., J. Virology 74. 6564−6569 (2000), WO00/70070)に従って行った。F遺伝子欠失型ウイルスを再構成させるため、F蛋白のヘルパー細胞を利用した。当該ヘルパー細胞作製にはCre/loxP発現誘導システムを利用している。当該システムはCre DNA リコンビナーゼにより遺伝子産物を誘導発現するように設計されたプラスミドpCALNdLw(Arai, T. et al., J. Virol. 72: 1115−1121 (1988))を利用したものであり、同プラスミドのトランスフォーマントにCre DNAリコンビナーゼを発現する組み換えアデノウイルス(AxCANCre)をSaitoらの方法(Saito, I. et al., Nucl. Acid. Res. 23, 3816−3821 (1995), Arai, T. et al., J. Virol. 72, 1115−1121 (1998))で感染させて挿入遺伝子を発現させた。SeV−F蛋白の場合、F遺伝子を有する同トランスフォーマント細胞をLLC−MK2/F7と記載し、AxCANCreで誘導後F蛋白を持続発現している細胞をLLC−MK2/F7/Aと記載することにする。
【0039】
SeV18+αCD28cst/ΔF−GFPの再構成は、以下のようにして行った。則ち、LLC−MK2細胞を 5×10⁶ cells/dishで直径100 mmのシャーレに播き、24時間培養後、PLWUV−VacT7を室温で1時間感染させた(MOI=2)。細胞を血清を含まないMEMで洗浄した後、プラスミドpSeV18+αCD28cst/ΔF−GFP, pGEM/NP, pGEM/P, pGEM/L及びpGEM/F−HNをそれぞれ12μg, 4μg, 2μg, 4μg及び4μg/dishの量比でOpti−MEMに懸濁し、1μg DNA/5μL相当のSuperFect transfection reagentを入れて混合し、室温で15分間放置後、最終的に3% FBSを含むOpti−MEM 3 mLに入れ、細胞に添加して培養した。5時間培養後血清を含まないMEMで2回洗浄し、40μg/mLの AraC及び7.5μg/mLのTrypsinを含むMEMで培養した。24時間培養後、8.5×106 cells/dishあたりにLLC−MK2/F7/Aを重層し、40μg/mLの AraC及び7.5μg/mLのTrypsinを含むMEMで更に2日間37℃で培養した。これらの細胞を回収し、ペレットを2 mL/dishあたりの Opti−MEMに懸濁、凍結融解を3回繰り換えしてP0 lysateを調製した。一方で、LLC−MK2/F7/Aを24 wellプレートに播き、ほぼコンフルエントの時に32℃に移し1日間培養した細胞を準備した。この細胞にSeV18+αCD28cst/ΔF−GFPのP0 lysateを各200μL/wellでトランスフェクションし、40μg/mLの AraC及び7.5μg/mLのTrypsinを含み血清を含まないMEMを用い32℃で培養した。P1 培養上清を用いてP2以降、6 wellプレートに播いたLLC−MK2/F7/A細胞を用いて、同様の培養をP3までくり返した。
P3の5日目の試料(P3d5)のウイルス力価は7×10⁶ CIU/mLであった。
【0040】
(iv) RT−PCRによるウイルスゲノムの確認
F遺伝子欠失型SeVであるSeV18+αCD28cst/ΔF−GFPのウイルス溶液(P3 sample)からのウイルスRNAの回収は、QIAGEN QIAamp Viral RNA Mini Kit(QIAGEN, Bothell, WA)を利用して行い、RT−PCRは1 stepでSuper Script One−Step RT−PCR with Platinum Taq Kit(Gibco−BRL, Rockville, MD)を利用して行った。RT−PCRは、F6(5’−ACAAGAGAAAAAACATGTATGG−3’)/R199(5’−GATAACAGCACCTCCTCCCGACT−3’)(それぞれ配列番号:20および21)の組み合わせをプライマー対として使用して行った。目的の大きさの遺伝子の増幅が確認され、ウイルス遺伝子上にαCD28cst遺伝子が搭載されていることが確認された(図9)。
【0041】
(v) SeV搭載遺伝子に由来する蛋白質発現の確認
6 well plateでconfluentになったLLC−MK2にMOI 1で SeV18+αCD28cst/ΔF−GFPを感染し、血清を含まないMEM培地1mlを添加して37℃(5% CO2存在下)で培養した。感染1日後にMEM培地を交換し、4日後に培養上清を回収して試料とした。ネガティブコントロール(NC)として、GFP遺伝子を搭載したF遺伝子欠失型SeVベクター(SeV18+GFP/ΔF)を同条件で感染して、培養上清を回収した。試料は、PAGE prep Protein Clean−Up and Enrichment Kit(Pierce)を用いて、300μLの培養上清を40μLに濃縮し、これをSDS PAGE電気泳動用の試料としてWestern blottingは5μL/laneでアプライした。一方、Coomassie Brilliant Blue(CBB)染色には、同様の操作で600μLの培養上清を40μLに濃縮し、これを10μL/laneでアプライして試験を行った。Western blottingの検出用の抗体にはAnti−mouse Ig, horseradish peroxidase linkedwhole antibody (from sheep)(Amersham Bioscience)を使用した。結果を図10に示す。約29kDaのバンドが検出され、アミノ酸配列から予想される分子量と一致した。
【0042】
2.抗 CD28 抗体遺伝子搭載 F 遺伝子欠失型 SeV の機能評価
構築した抗CD28抗体(αCD28cst)遺伝子搭載F遺伝子欠失型SeV(SeV18+αCD28cst/ΔF−GFP)の機能評価の一環として、in vivoにおける発現持続性を実施例1に示したマウス耳介投与による評価法にて評価した。この時、抗CD28抗体遺伝子を搭載せずGFP遺伝子を搭載しているF遺伝子欠失型SeV(SeV18+GFP/ΔF)をコントロールとして持続性の差を調べた。またこの時、感染初期にはαCD28cst蛋白の発現はない(非常に少ない)ことからその時期の蛋白の発現を補うことを目的として、αCD28cst蛋白と同様の機能が期待されるCTLA4−Ig蛋白質を、SeV投与当日に投与した系も評価した。CTLA4−Ig蛋白質は市販されており(Ancell Corporation)使用可能であるが、今回は既に報告されているものと類似の方法で調製したものを使用した(Iwasaki, N. et al., Transplantation 73(3) 334−340 (2002); Harada, H. et al., Urol. Res. 28(1) 69−74 (2000); Iwasaki, N. et al., Transplantation 73(3) 334−340 (2002); Glysing−Jensen, T. et al., Transplantation 64(12) 1641−1645 (1997))。
【0043】
実施例1に示したように、GFP遺伝子を有するSeVベクターをマウス耳介に投与すると、感染細胞に発現しているGFP蛋白の蛍光を非侵襲的に外部から観察可能である。この系を用いることにより、同一個体を利用して経時的にSeVベクター由来発現蛋白(GFP)の発現が観察でき、発現持続性の評価に非常に適している。GFP遺伝子搭載F遺伝子欠失型SeVベクター(SeV18+GFP/ΔF:5x106 CIU/5μL)或いはGFP遺伝子とともに抗CD28抗体遺伝子を搭載しているF遺伝子欠失型SeVベクター(SeV18+αCD28cst/ΔF−GFP:5x106 CIU/5μL)をマウス耳介に投与し、経時的にGFP蛋白の発現を観察した。更に、両投与群の一部のマウスには、SeV感染1時間後及び10時間後に、CTLA4−Ig蛋白質を0.5 mg/bodyで腹腔内に投与した(それぞれn=2)。まず、補助刺激因子抑制を目的とした抗体遺伝子(この場合はαCD28cst)を搭載したSeVベクターがin vivoでも感染することが確認された(図11)。SeV18+GFP/ΔFとはGFP発現量に差が見られるが、この点については後述する。持続性に関しては、SeV18+αCD28cst/ΔF−GFP投与群で、非常に僅かながら対照に比べGFP蛋白の発現持続が観察された。則ち、SeV18+GFP/ΔF投与群では、投与5日後までは明らかなGFP発現が見られるものの、投与6日後にほとんど見えなくなる様な急激な消失が観察されるのに対して、SeV18+αCD28cst/ΔF−GFP投与群では、その減少が僅かながら緩やかであり、投与6日後でもGFP蛋白の蛍光が観察された(図11)。SeV感染当日のCTLA4−Ig蛋白質の投与効果もはっきりと表れた。CTLA4−Ig蛋白質を投与することにより、SeV18+GFP/ΔF投与群、SeV18+αCD28cst/ΔF−GFP投与群ともにGFP蛋白発現の増強が観察され、更にSeV18+αCD28cst/ΔF−GFP投与群においては、感染6日後でも比較的はっきりとしたGFP蛋白の蛍光が観察された(図12)。GFP蛍光の写真から、画像処理ソフトAdobe Photoshop(Adobe Systems Incorporated, CA, USA)にて緑色蛍光を抽出した後、画像解析ソフトNIH image(National Institute of Health, USA)にて蛍光強度を定量化した結果を図13に示した。CTLA4−Ig蛋白質を投与した場合のGFP蛋白発現の増強ととともに、僅かではあるがαCD28cst遺伝子を搭載することによるSeV搭載遺伝子由来蛋白(この場合はGFP)発現持続への効果が確認された。この結果は、補助刺激因子活性を抑制することによるベクターからの遺伝子発現の持続性への効果を表すものであり、当該コンセプトの確かさを意味している。また、SeVベクターの感染だけでは発現の持続への影響は少なくても、感染初期に同メカニズムを期待する蛋白を同時投与することで、発現の持続を延長し得る可能性を示している。
【0044】
SeV18+αCD28cst/ΔF−GFP投与群において、SeV18+GFP/ΔF投与群よりもGFP蛋白の蛍光が弱かったことについて、以下in vitroの系で確認を行った。LLC−MK2細胞にSeV18+GFP/ΔF或いはSeV18+αCD28cst/ΔF−GFPをMOI=5で感染し、経時的に蛍光顕微鏡下でGFP蛋白の発現を観察した(図14)。感染16時間後ではSeV18+GFP/ΔF感染細胞ではGFPが観察されるのに対して、SeV18+αCD28cst/ΔF−GFP感染細胞では観察されなかった。SeV18+αCD28cst/ΔF−GFP感染細胞では、感染24時間後以降発現したGFP蛋白の蛍光が観察されるものの、SeV18+GFP/ΔF感染細胞よりも常に弱く、発現量が低いことが確認された。SeVにおいてはゲノム搭載遺伝子の発現量の違いについて、極性効果が知られている(Glazier, K. et al., J. Virol. 21 (3), 863−871 (1977); Homann, H.E. et al., Virology 177 (1), 131−140 (1990))。則ち、RNA polymeraseのrestart効率が高くないために、ゲノムの3’端に搭載した遺伝子ほど発現量が高く、5’端のものほど発現量は低くなる。実際に同じマーカー遺伝子を様々な位置に搭載することで、極性効果を証明するとともに発現量制御のデザインが示されている(Tokusumi, T. et al., Virus Res 86, 33−38 (2002))。今回検出に利用しているGFP遺伝子は、SeV18+GFP/ΔFでは3’端に、SeV18+αCD28cst/ΔF−GFPでは欠失しているF遺伝子の位置に搭載しており、GFP蛋白量はSeV18+GFP/ΔFで高く、SeV18+αCD28cst/ΔF−GFPでは相対的に低くなるデザインになっている。但し、他のSeV蛋白は両ベクターで同様に(同量程度)発現していると予想されることから、免疫原性の原因となる蛋白は同量程度で、検出蛋白(GFP)のみSeV18+αCD28cst/ΔF−GFP感染細胞で少なくなっていると考えられる。以上のことを考慮すると、耳介投与系において、SeV18+αCD28cst/ΔF−GFP投与群で確認された僅かながらの遺伝子発現の延長に関して、実際にはGFP観察で予想されるよりも更に延長効果があることが示唆される。
【0045】
【発明の効果】
本発明により、インビボ投与した遺伝子導入ベクターからの遺伝子発現を非侵襲的に評価する方法が提供された。本方法により、インビボ投与したベクターの発現持続性および繰り返し投与における遺伝子発現レベルの変化を極めて簡便に測定することが可能となる。本方法は、新たなインビボ遺伝子導入ベクターの開発、および遺伝子治療における発現レベルのモニタリングや投与プロトコルの作成などにおいて有用である。
【0046】
【配列表】
【図面の簡単な説明】
【図1】GFP遺伝子搭載SeVベクターマウス耳介投与後のGFP由来蛍光の経時変化を示す図である。GFP遺伝子を有する伝播型SeVベクター(SeV18+GFP:5x10⁶ GFP−CIU/5μL)或いはF遺伝子欠失型SeVベクター(SeV18+GFP/ΔF:5x106 GFP−CIU/5μL)をマウス耳介に投与し、GFP蛋白の蛍光を外部から経時的に観察した。
【図2】耳介投与法の定量性評価を示す図である。Luciferase 遺伝子搭載 SeV ベクターでの評価:(A) 投与タイター依存性。Luciferase遺伝子を搭載している伝播型SeVベクター(SeV18+Luci)の投与タイターを変えてマウス耳介に投与し(5x10⁴, 5x10⁵, 5x10⁶ CIU/5μL)、投与2日後に耳介を切除後、組織をホモジナイズし、 Leciferase活性を調べた (n=3)。投与タイター依存的なLuciferase活性の変化が見られた。(B) 経時変化。SeV18+Luci(5x10⁶ CIU/5μL)をマウス耳介に投与し、経時的にそれぞれの耳介を切除後、組織をホモジナイズし、 Leciferase活性を調べた (n=3)。
【図3】耳介投与法の定量性評価を示す図である。GFP遺伝子搭載 SeV ベクターでの評価:SeV18+GFP(5x10⁶ GFP−CIU/5μL)をマウス耳介に投与し、GFP蛋白の蛍光を外部から経時的に観察した (n=4)。(A) GFP蛍光写真を示す。(B) GFP蛍光強度の定量化。画像処理ソフトAdobe Photoshopにて緑色蛍光を抽出した後、画像解析ソフトNIH imageにて蛍光強度の定量を行った。
【図4】繰り返し投与での評価法という観点からの耳介投与法の有用性を示す図である。マウス右耳の耳介にSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し(一回目投与)、次に投与1, 2, 4, 6, 8, 28, 62日後に、左耳耳介へSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与した(二回目投与)。それぞれの投与後、経時的にGFP蛍光の強度変化を調べた。(A) GFP蛍光写真を示す。(B) GFP蛍光強度の定量化。
【図5】耳介投与法による感染細胞の同定を示す図である。マウス耳介にSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し、感染2日後に耳介を切除し、凍結切片を作成、蛍光顕微鏡下GFP蛍光を観察した (A)。同連続切片を抗GFP抗体で染色した (C)。(B) はこれらの重ね合わせを示す。
【図6】耳介投与法による感染細胞の同定を示す図である。マウス耳介にSeV18+GFP/ΔF(5x106 GFP−CIU/5μL)を投与し、感染2日後に耳介を切除し、凍結切片を作成、蛍光顕微鏡下GFP蛍光を観察した(図5とは別の個体)。
【図7】抗CD28抗体遺伝子断片(SYN205−13)の合成に使用したoligo DNAの配置を示す図である。
【図8】抗CD28抗体遺伝子を搭載するSeVベクターcDNA構築の概略を示す図である。
【図9】抗CD28抗体遺伝子を搭載するSeVベクター(SeV18+αCD28cst/ΔF−GFP)のRT−PCRによるウイルスゲノムの確認を示す図である。
【図10】αCD28遺伝子を搭載するSeVベクター(SeV18+αCD28cst/ΔF−GFP)からの抗体の発現を示す図である。
【図11】抗CD28抗体(αCD28cst)GFP遺伝子搭載SeVベクター(SeV18+αCD28cst/ΔF−GFP)のマウス耳介投与後のGFP由来蛍光の経時変化を示す図である。5x106 GFP−CIU/5μLをマウス耳介に投与し、GFP蛋白の蛍光を外部から経時的に観察した。SeV18+GFP/ΔF投与群との比較を行った。
【図12】感染初期のCTLA4−Ig蛋白投与を併用した場合のSeV18+αCD28cst/ΔF−GFPのマウス耳介投与後のGFP由来蛍光の経時変化を示す図である。5x106 GFP−CIU/5μLをマウス耳介に投与し、投与1時間後及び10時間後にCTLA4−Ig蛋白を0.5 mg/bodyで腹腔内に投与し、GFP蛋白の蛍光を外部から経時的に観察した。同じ処理をしたSeV18+GFP/ΔF投与群との比較を行った。
【図13】GFP蛍光強度の定量化を示す図である。図11及び図12の蛍光写真を基に、画像処理ソフトAdobe Photoshopにて緑色蛍光を抽出した後、画像解析ソフトNIH
imageにて蛍光強度の定量を行った。
【図14】GFP遺伝子の搭載位置の違いによるGFP由来蛍光強度の違いを示す図である(in vitroでの確認)。SeV18+GFP/ΔF或いはSeV18+αCD28cst/ΔF−GFPをLLC−MK2細胞にMOI=3で感染し、経時的にGFP蛍光を観察した。
Claims (6)
- 生体に投与した遺伝子導入ベクターからの遺伝子発現を評価する方法であって、
(a)蛍光蛋白質をコードするベクターを、哺乳動物の耳介に投与する工程、
(b)耳介における該蛍光蛋白質からの蛍光を非侵襲的に検出する工程、
(c)検出された蛍光を該ベクターからの遺伝子発現と関連付ける工程、を含む方法。 - 該蛍光蛋白質をコードするベクターまたは他のベクターを該動物に合計2回以上投与する、請求項1に記載の方法。
- 投与した個体から経時的に蛍光を検出する、請求項1に記載の方法。
- ベクターがマイナス鎖RNAウイルスベクターである、請求項1に記載の方法。
- 該哺乳動物が齧歯目またはウサギ目である、請求項1に記載の方法。
- 蛍光蛋白質が緑色蛍光蛋白質(GFP)である、請求項1に記載の方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2003201069A JP2004357689A (ja) | 2003-06-03 | 2003-07-24 | 遺伝子導入ベクターの非侵襲的インビボ評価方法 |
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| PCT/JP2003/007005 WO2003102183A1 (en) | 2002-06-03 | 2003-06-03 | Pramyxovirus vectors encoding antibody and utilization thereof |
| JP2003201069A JP2004357689A (ja) | 2003-06-03 | 2003-07-24 | 遺伝子導入ベクターの非侵襲的インビボ評価方法 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2004357689A true JP2004357689A (ja) | 2004-12-24 |
Family
ID=34066674
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2003201069A Withdrawn JP2004357689A (ja) | 2003-06-03 | 2003-07-24 | 遺伝子導入ベクターの非侵襲的インビボ評価方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP2004357689A (ja) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2008529508A (ja) * | 2005-02-11 | 2008-08-07 | マックス−プランク−ゲゼルシャフト・ツア・フェルデルング・デア・ヴィッセンシャフテン・エー・ファオ | ワクチンとしての複製欠損rna−ウイルス |
-
2003
- 2003-07-24 JP JP2003201069A patent/JP2004357689A/ja not_active Withdrawn
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2008529508A (ja) * | 2005-02-11 | 2008-08-07 | マックス−プランク−ゲゼルシャフト・ツア・フェルデルング・デア・ヴィッセンシャフテン・エー・ファオ | ワクチンとしての複製欠損rna−ウイルス |
| JP2012213407A (ja) * | 2005-02-11 | 2012-11-08 | Max-Planck-Ges Zur Foerderung Der Wissenschaften Ev | ワクチンとしての複製欠損rna−ウイルス |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP3602058B2 (ja) | エンベロープ遺伝子欠損パラミクソ科ウイルスベクター | |
| CN100357443C (zh) | 编码血管生成基因的副粘病毒载体及其应用 | |
| JP3766596B2 (ja) | パラミクソウイルスに由来するrnp | |
| EP2434020B1 (en) | Method of producing Paramyxoviridae viral vectors using a hybrid promoter comprising a cytomegalovirus enhancer and a chicken beta-actin promoter | |
| EP1297852A1 (en) | Virus vector for introducing gene into renal cells | |
| JPWO2000070070A1 (ja) | エンベロープ遺伝子欠損パラミクソ科ウイルスベクター | |
| JPWO2003025570A1 (ja) | 粒子形成能が低下した(−)鎖rnaウィルスベクターの検査方法および製造方法 | |
| WO2003093476A1 (en) | Vector with modified protease-dependent tropism | |
| JPWO2008129971A1 (ja) | 改良された持続感染型センダイウイルスベクター | |
| JPWO2003102183A1 (ja) | 抗体をコードするパラミクソウイルスベクターおよびその利用 | |
| CN1526014A (zh) | 用于将外源基因导入骨骼肌的副粘病毒载体 | |
| WO2004074494A1 (ja) | 虚血疾患の治療方法 | |
| JP4791651B2 (ja) | 外来遺伝子導入用パラミクソウイルスベクター | |
| EP1228232B1 (en) | Recombinant sendai virus vector for introducing exogenous genes to airway epithelia | |
| JP2003513633A (ja) | 気道上皮細胞への外因性遺伝子導入用組換えセンダイウイルスベクター | |
| HK1058379A1 (en) | Paramyxovirus vector encoding fibroblast growth factor 2 (fgf2) and use thereof | |
| HK1058379B (en) | Paramyxovirus vector encoding fibroblast growth factor 2 (fgf2) and use thereof | |
| JP3638019B2 (ja) | 組換え体センダイウイルス | |
| JPWO2002000264A1 (ja) | 腎細胞に遺伝子を導入するためのウイルスベクター | |
| HK1094898A (en) | Methods for producing minus-strand rna viral vectors using hybrid promoter comprising cytomegalovirus enhancer and chicken beta-actin promoter |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20060629 |
|
| A761 | Written withdrawal of application |
Effective date: 20070703 Free format text: JAPANESE INTERMEDIATE CODE: A761 |