JP2004508285A - オキシラン化合物の製造方法 - Google Patents
オキシラン化合物の製造方法 Download PDFInfo
- Publication number
- JP2004508285A JP2004508285A JP2001567715A JP2001567715A JP2004508285A JP 2004508285 A JP2004508285 A JP 2004508285A JP 2001567715 A JP2001567715 A JP 2001567715A JP 2001567715 A JP2001567715 A JP 2001567715A JP 2004508285 A JP2004508285 A JP 2004508285A
- Authority
- JP
- Japan
- Prior art keywords
- nitrile
- diluent
- compound
- olefin
- peroxide
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
- 238000000034 method Methods 0.000 title claims description 40
- 150000002924 oxiranes Chemical class 0.000 title description 7
- -1 oxirane compound Chemical class 0.000 claims abstract description 40
- 150000002825 nitriles Chemical class 0.000 claims abstract description 26
- 239000003085 diluting agent Substances 0.000 claims abstract description 21
- 150000001336 alkenes Chemical class 0.000 claims abstract description 19
- JRZJOMJEPLMPRA-UHFFFAOYSA-N olefin Natural products CCCCCCCC=C JRZJOMJEPLMPRA-UHFFFAOYSA-N 0.000 claims abstract description 17
- RTAQQCXQSZGOHL-UHFFFAOYSA-N Titanium Chemical compound [Ti] RTAQQCXQSZGOHL-UHFFFAOYSA-N 0.000 claims abstract description 13
- 239000010936 titanium Substances 0.000 claims abstract description 13
- 229910052719 titanium Inorganic materials 0.000 claims abstract description 13
- 239000003054 catalyst Substances 0.000 claims abstract description 11
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims abstract description 9
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 claims abstract description 8
- 238000004519 manufacturing process Methods 0.000 claims abstract description 4
- 150000002576 ketones Chemical class 0.000 claims abstract description 3
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical group OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 claims description 39
- MHAJPDPJQMAIIY-UHFFFAOYSA-N Hydrogen peroxide Chemical compound OO MHAJPDPJQMAIIY-UHFFFAOYSA-N 0.000 claims description 25
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical group CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 claims description 22
- GOOHAUXETOMSMM-UHFFFAOYSA-N Propylene oxide Chemical compound CC1CO1 GOOHAUXETOMSMM-UHFFFAOYSA-N 0.000 claims description 14
- 125000004432 carbon atom Chemical group C* 0.000 claims description 10
- QQONPFPTGQHPMA-UHFFFAOYSA-N propylene Natural products CC=C QQONPFPTGQHPMA-UHFFFAOYSA-N 0.000 claims description 9
- 125000004805 propylene group Chemical group [H]C([H])([H])C([H])([*:1])C([H])([H])[*:2] 0.000 claims description 9
- BRLQWZUYTZBJKN-UHFFFAOYSA-N Epichlorohydrin Chemical compound ClCC1CO1 BRLQWZUYTZBJKN-UHFFFAOYSA-N 0.000 claims description 8
- 239000007791 liquid phase Substances 0.000 claims description 8
- OSDWBNJEKMUWAV-UHFFFAOYSA-N Allyl chloride Chemical compound ClCC=C OSDWBNJEKMUWAV-UHFFFAOYSA-N 0.000 claims description 5
- 238000006243 chemical reaction Methods 0.000 description 18
- 239000006227 byproduct Substances 0.000 description 14
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 9
- 238000006735 epoxidation reaction Methods 0.000 description 9
- DLFVBJFMPXGRIB-UHFFFAOYSA-N Acetamide Chemical compound CC(N)=O DLFVBJFMPXGRIB-UHFFFAOYSA-N 0.000 description 8
- 239000012429 reaction media Substances 0.000 description 6
- 230000015572 biosynthetic process Effects 0.000 description 5
- 239000007789 gas Substances 0.000 description 5
- 239000002904 solvent Substances 0.000 description 5
- ATUOYWHBWRKTHZ-UHFFFAOYSA-N Propane Chemical compound CCC ATUOYWHBWRKTHZ-UHFFFAOYSA-N 0.000 description 4
- 239000000203 mixture Substances 0.000 description 4
- 150000002978 peroxides Chemical group 0.000 description 4
- OHRGJTQCDUURLT-UHFFFAOYSA-N 1-(chloromethoxy)propan-1-ol Chemical compound CCC(O)OCCl OHRGJTQCDUURLT-UHFFFAOYSA-N 0.000 description 3
- LHENQXAPVKABON-UHFFFAOYSA-N 1-methoxypropan-1-ol Chemical compound CCC(O)OC LHENQXAPVKABON-UHFFFAOYSA-N 0.000 description 3
- SSZWWUDQMAHNAQ-UHFFFAOYSA-N 3-chloropropane-1,2-diol Chemical compound OCC(O)CCl SSZWWUDQMAHNAQ-UHFFFAOYSA-N 0.000 description 3
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- 239000007864 aqueous solution Substances 0.000 description 3
- 238000004817 gas chromatography Methods 0.000 description 3
- 239000000725 suspension Substances 0.000 description 3
- 239000004593 Epoxy Substances 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 2
- 150000001335 aliphatic alkanes Chemical class 0.000 description 2
- 150000001875 compounds Chemical class 0.000 description 2
- 230000000694 effects Effects 0.000 description 2
- 239000007788 liquid Substances 0.000 description 2
- 238000007254 oxidation reaction Methods 0.000 description 2
- 239000012071 phase Substances 0.000 description 2
- JAMNHZBIQDNHMM-UHFFFAOYSA-N pivalonitrile Chemical compound CC(C)(C)C#N JAMNHZBIQDNHMM-UHFFFAOYSA-N 0.000 description 2
- 239000001294 propane Substances 0.000 description 2
- 239000000243 solution Substances 0.000 description 2
- JQQJROWLUNBRMP-UHFFFAOYSA-N 1-chloro-1-methoxypropan-1-ol Chemical compound CCC(O)(Cl)OC JQQJROWLUNBRMP-UHFFFAOYSA-N 0.000 description 1
- HUXDTFZDCPYTCF-UHFFFAOYSA-N 1-chloropropane-1,1-diol Chemical compound CCC(O)(O)Cl HUXDTFZDCPYTCF-UHFFFAOYSA-N 0.000 description 1
- WLOHKZPZHBMVBK-UHFFFAOYSA-N 2-(chloromethyl)oxirane Chemical compound ClCC1CO1.ClCC1CO1 WLOHKZPZHBMVBK-UHFFFAOYSA-N 0.000 description 1
- RZVAJINKPMORJF-UHFFFAOYSA-N Acetaminophen Chemical compound CC(=O)NC1=CC=C(O)C=C1 RZVAJINKPMORJF-UHFFFAOYSA-N 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 229910004298 SiO 2 Inorganic materials 0.000 description 1
- GWEVSGVZZGPLCZ-UHFFFAOYSA-N Titan oxide Chemical compound O=[Ti]=O GWEVSGVZZGPLCZ-UHFFFAOYSA-N 0.000 description 1
- 229910021536 Zeolite Inorganic materials 0.000 description 1
- 238000010521 absorption reaction Methods 0.000 description 1
- 230000002411 adverse Effects 0.000 description 1
- 229910052783 alkali metal Inorganic materials 0.000 description 1
- 150000001340 alkali metals Chemical class 0.000 description 1
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 1
- 150000001342 alkaline earth metals Chemical class 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 150000001450 anions Chemical class 0.000 description 1
- 125000003118 aryl group Chemical group 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 239000002585 base Substances 0.000 description 1
- 239000011324 bead Substances 0.000 description 1
- 230000005587 bubbling Effects 0.000 description 1
- 229910052799 carbon Inorganic materials 0.000 description 1
- 150000001768 cations Chemical class 0.000 description 1
- 239000013078 crystal Substances 0.000 description 1
- 230000009849 deactivation Effects 0.000 description 1
- 150000002009 diols Chemical class 0.000 description 1
- HNPSIPDUKPIQMN-UHFFFAOYSA-N dioxosilane;oxo(oxoalumanyloxy)alumane Chemical compound O=[Si]=O.O=[Al]O[Al]=O HNPSIPDUKPIQMN-UHFFFAOYSA-N 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 238000011010 flushing procedure Methods 0.000 description 1
- 239000012535 impurity Substances 0.000 description 1
- 229910052751 metal Inorganic materials 0.000 description 1
- 239000002184 metal Substances 0.000 description 1
- OSAJMHAXRSRBRE-UHFFFAOYSA-N methanol;1-methoxypropan-1-ol Chemical compound OC.CCC(O)OC OSAJMHAXRSRBRE-UHFFFAOYSA-N 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 150000002894 organic compounds Chemical class 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- 239000005297 pyrex Substances 0.000 description 1
- 239000011541 reaction mixture Substances 0.000 description 1
- 238000004064 recycling Methods 0.000 description 1
- 150000003839 salts Chemical class 0.000 description 1
- 239000000377 silicon dioxide Substances 0.000 description 1
- 229910052814 silicon oxide Inorganic materials 0.000 description 1
- 238000005245 sintering Methods 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- 239000011949 solid catalyst Substances 0.000 description 1
- OGIDPMRJRNCKJF-UHFFFAOYSA-N titanium oxide Inorganic materials [Ti]=O OGIDPMRJRNCKJF-UHFFFAOYSA-N 0.000 description 1
- 239000010457 zeolite Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D301/00—Preparation of oxiranes
- C07D301/02—Synthesis of the oxirane ring
- C07D301/03—Synthesis of the oxirane ring by oxidation of unsaturated compounds, or of mixtures of unsaturated and saturated compounds
- C07D301/12—Synthesis of the oxirane ring by oxidation of unsaturated compounds, or of mixtures of unsaturated and saturated compounds with hydrogen peroxide or inorganic peroxides or peracids
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Inorganic Chemistry (AREA)
- Epoxy Compounds (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
Abstract
本発明は、オキシラン化合物の製造方法であって、TS−1型チタンシリカライト触媒とニトリルの存在下に、水、アルコール又はケトンより選ばれた希釈剤中で、オレフィンとペルオキシド化合物を反応させる方法に関する。
Description
【0001】
本発明は、触媒と希釈剤の存在下に、オレフィンとペルオキシド化合物を反応させることによりオキシラン化合物を製造する方法に関する。更に詳細には、本発明は、プロピレン又は塩化アリルと過酸化水素の反応により1,2−エポキシプロパン(プロピレンオキシド)又は1,2−エポキシ−3−クロロプロパン(エピクロロヒドリン)を製造する方法に関する。
溶媒中、TS−1型触媒、例えば、欧州特許出願第0 568 336号に開示された触媒の存在下に、プロピレンを過酸化水素でエポキシ化することによりプロピレンオキシドを製造する方法は既知である。実施例には溶媒としてメタノールが用いられている。
この既知の方法は、結果として副生成物を生じるという欠点がある。特に、プロピレンオキシドを製造する場合には、プロピレンオキシドと水又はメタノールの間の反応により副生成物、特にプロピレングリコール及び式CH3−CHOH−CH2−OCH3とCH3−CH(OCH3)−CH2OHを有するメトキシプロパノールが形成される。エピクロロヒドリンを製造する場合には、エピクロロヒドリンと水又はメタノールの間の反応により副生成物、特に1−クロロプロパンジオール及び式ClCH2−CHOH−CH2−OCH3とClCH2−CH(OCH3)−CH2OHを有するクロロメトキシプロパノールが形成される。副生成物が生じるとプロセスの選択性が低下し、その結果、収率が下がる。
【0002】
本発明は、副生成物の形成を防止し、よって高度に選択的なプロセスを与えると同時に高活性(又は高反応速度)を維持する方法に関する。
従って、本発明は、オキシラン化合物の製造方法であって、TS−1型チタンシリカライトに基づく触媒とニトリルの存在下に、水、アルコール又はケトンより選ばれた希釈剤中で、オレフィンとペルオキシド化合物を反応させる方法に関する。
本発明の不可欠な特徴の1つは、エポシキ化媒体中のニトリルの存在にある。特に、ニトリルの存在によって、低含量でさえ、メトキシプロパノールのような副生成物の形成を非常に減少させることが可能になることを見い出した。例えば、エポシキシ化媒体にニトリルを添加することによって、ニトリルが存在しないほかは同じ条件下で行われる方法と比べて、形成される副生成物の量を少なくとも20%、特に少なくとも30%、好ましくは少なくとも50%減少させることができる。ある場合には、副生成物の量を少なくとも75%減少させることができる。従って、生成エポキシドと副生成物(C3として表される)+エポシキドの合計とのモル比で表される、エポキシに対する選択性が、少なくとも75%、特に少なくとも80%、好ましくは少なくとも85%と予想することができ、少なくとも90%の選択性が特に好ましい。
【0003】
本発明の方法に用いられるニトリル量は、広範囲に変動させることができる。極少量で、早くも、副生成物の形成防止に対して著しい効果がある。過剰量は、反応速度が低下することになるので、場合よっては望ましくない。一般に、速度と選択性との間の良好な歩み寄り(compromise)は、用いられるニトリルの量と希釈剤の量のモル比が少なくとも0.001%であるときに得られる。この比は、特に少なくとも0.005%、好ましくは少なくとも0.01%である。少なくとも0.1%の比によって最良の結果が得られる。この比は通常は50%以下、特に45%以下、更に特に40%以下である。この比は、例えば、34%未満、特に30%以下であり得る。10%以下の比が好ましい。5%以下の比によって最良の結果が得られる。
本発明の方法に用いられるニトリルの量は、通常は、ニトリル/オレフィンのモル比が少なくとも0.00003、特に少なくとも0.0003、好ましくは少なくとも0.003であるような量である。この比は、慣用的には1.35以下、特に0.9以下、好ましくは0.15以下である。
本発明の方法に用いられるニトリルは、直鎖又は分枝鎖飽和脂肪族ニトリル又は芳香族ニトリルより選ぶことができる。飽和脂肪族ニトリルが好ましい。ニトリルは、一般的には炭素原子10個まで、好ましくは炭素原子2〜7個を有する。ニトリルとしては、アセトニトリル又はピバロニトリルを挙げることができる。アセトニトリルが好ましい。希釈剤と共沸混合物を生じるニトリル、例えば、メタノールと共沸混合物を生じるアセトニトリルが、希釈剤での再循環容易性の点で有利である。
【0004】
本発明の方法に用いられる希釈剤は、たいていの場合、有機希釈剤である。直鎖又は分枝鎖飽和脂肪族アルコールより選ぶことができる。アルコール希釈剤は、一般的には炭素原子10個まで、好ましくは炭素原子1〜6個を有する。例としては、メタノール又はエタノールを挙げることができる。メタノールが好ましい。
その中において、触媒、アルコール希釈剤及びニトリルの存在下にオレフィンとペルオキシド化合物を反応させるエポキシ化媒体には、通常は水も含まれる。エポキシ化媒体は、一般的には、液相、気相及び固体の触媒を含んでいる。液相は、希釈剤、ニトリル、溶解オレフィン、ペルオキシド化合物、一部の生成エポキシド及び水を含んでいる。
本発明の方法に用いられる希釈剤とニトリルの全量は、一般的には上で定義した液相の少なくとも35質量%、特に少なくとも60質量%、例えば、少なくとも75質量%である。この量は、通常は99質量%を超えず、特に95%を超えない。
本発明の方法に用いられるオレフィンの量とペルオキシド化合物の量のモル比は、一般的には少なくとも0.1、特に少なくとも1、好ましくは少なくとも5である。このモル比は、通常は100以下、特に50以下、好ましくは25以下である。
【0005】
本発明の方法は、連続式でもバッチ式でもよい。
本発明の方法においては、連続で行われる場合、ペルオキシド化合物は、一般的にはチタンシリカライト1 gに対して少なくとも0.005モル/hr、特にチタンシリカライト1 gに対して少なくとも0.01モル/hrの量で用いられる。ペルオキシド化合物の量は、通常はチタンシリカライト1 gに対して2.5モル/hr又はそれ未満、特にチタンシリカライト1 gに対して1モル/hr又はそれ未満である。好ましいペルオキシド化合物の量は、チタンシリカライト1 gに対して0.03モル/hr又はそれより高く、チタンシリカライト1 gに対して0.25モル/hr又はそれ未満である。
本発明の方法においては、ペルオキシド化合物は、水溶液の形で用いられることが有利である。水溶液は、一般的には少なくとも10質量%、特に少なくとも20質量%のペルオキシド化合物を含有する。通常は70質量%以下、特に50質量%のペルオキシド化合物を含有する。
オレフィンとペルオキシド化合物との間の反応の温度は、10〜100℃の範囲にあってもよい。有利な態様においては、触媒が徐々に不活性化することを克服するために35℃より高い。温度は、40℃又はそれより高く、好ましくは45℃又はそれより高くてもよい。50℃又はそれより高い温度が特に好ましい。反応温度は、好ましくは80℃未満である。
【0006】
本発明の方法においては、オレフィンとペルオキシド化合物との間の反応は、常圧で行うことができる。圧力下で行うこともできる。この圧力は、一般的には40 バールを超えない。実際には、20バールの圧力が適している。
本発明の方法に用いることができるペルオキシド化合物は、活性酸素を放出することができかつエポキシ化を行うことができるペルオキシド官能基(−OOH)を1個又は2個以上有するペルオキシド化合物である。過酸化水素やエポシキ化反応の条件下で過酸化水素を生成することができるペルオキシド化合物が用いるのに適している。過酸化水素が好ましい。
過酸化水素を用いる場合には、本発明の方法においては、過酸化水素水溶液を粗製の形で、即ち、未精製の形で用いることが有利であり得る。例えば、少なくとも1種のアルキルアントラヒドロキノンの酸化(“自動酸化AO法”として既知の方法)より誘導される混合液の実質的に純粋な水による簡便な抽出により得られる溶液は、引き続き洗浄及び/又は精製の処理をせずに用いることができる。これらの粗過酸化水素溶液は、一般的には、TOC(全有機炭素)として表される有機不純物を0.001〜10 g/l含有する。通常は、金属カチオン(アルカリ金属又はアルカリ土類金属、例えば、ナトリウム)やアニオン(リン酸又は硝酸)を0.01〜10 g/lの含量で有する。
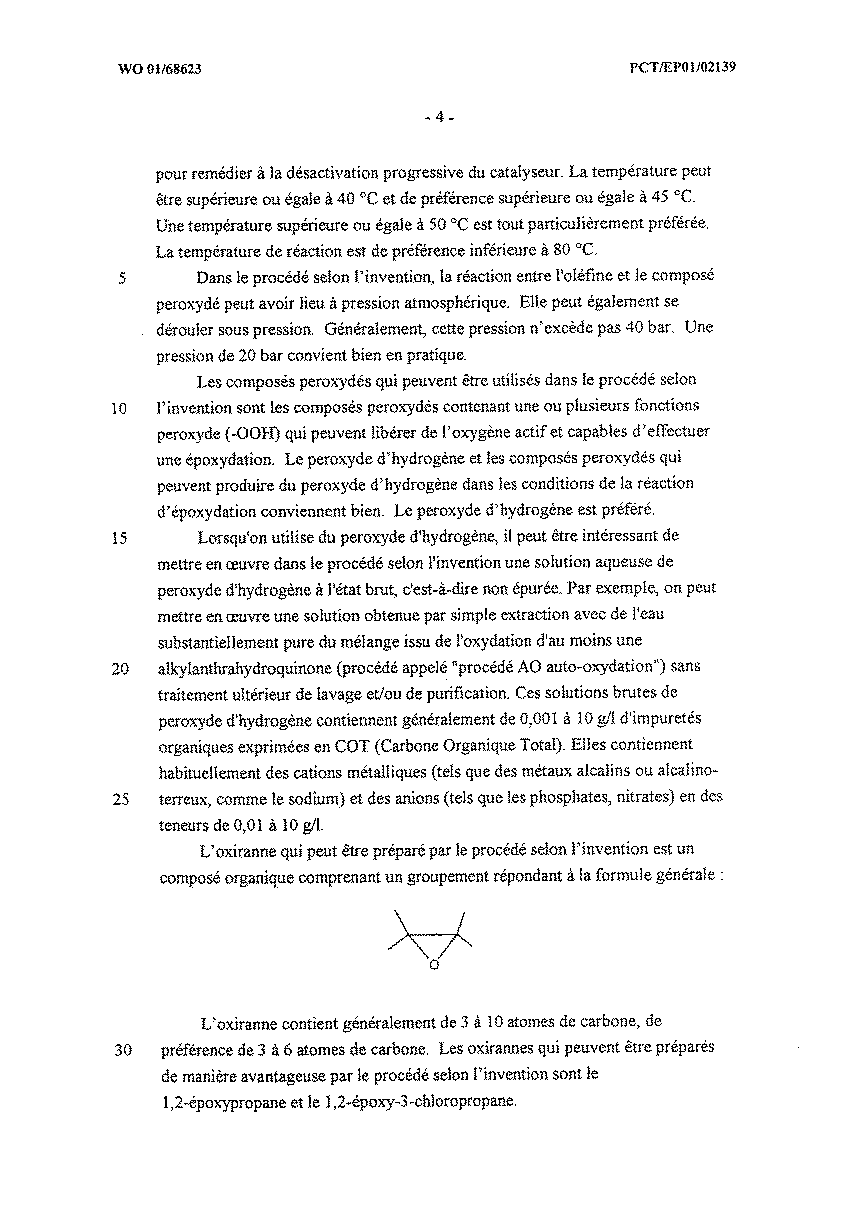
本発明の方法によって製造することができるオキシラン化合物は、下記一般式:
【0007】
 【0008】
を有する基を含んでいる有機化合物である。
オキシラン化合物は、一般的には炭素原子3〜10個、好ましくは炭素原子3〜6個を有する。本発明の方法で有利に製造することができるオキシラン化合物は、1,2−エポキシプロパンや1,2−エポキシ−3−クロロプロパンである。
本発明の方法に適しているオレフィンは、一般的には炭素原子3〜10個、好ましくは炭素原子3〜6個を有する。好ましくは非芳香族である。プロピレン、ブチレン又は塩化アリルが用いるのに適している。プロピレンや塩化アリルが好ましい。
本発明の方法に用いられるTS−1型チタンシリカライトは、酸化ケイ素と酸化チタンからなり、結晶構造がZSM−5型であるチタンゼオライトである。チタンシリカライトは、一般的には約950〜960 cm−1に赤外吸収バンドがある。式xTiO2(1−x)SiO2(式中、xは0.0001〜0.5、好ましくは0.001〜0.05である。)を有するチタンシリカライトによって良好な結果が得られる。
本発明の方法においては、エポシキ化反応に対して負の影響を及ぼさないガスを反応器に添加することができる。特に、国際出願第99/48883号(この明細書の内容は本願明細書に含まれるものとする)においては、生成オキシラン化合物をガス状化合物と同時に反応器から移動及び除去可能にするのに十分な流速でガス状化合物を反応媒体に導入することにより、生成オキシラン化合物とエポキシ化反応媒体との間の接触時間が短縮されることが出願人により見い出された。従って、副生成物の形成を防止し、エポシキ化に対する選択性が高められる。
【0009】
本発明の方法においては、いかなるタイプの反応器、特にループ型反応器も用いることができる。ガスをアームの一方にバブリング(bubbling)することにより液体と、場合によっては触媒の循環が得られるバブルサイホンを備えたループ型反応器が用いるのに適している。このタイプの反応器は、上記国際出願第99/48883号に開示されている。
本発明の方法においては、液相のpHをモニターすることが有利であることがわかる。例えば、オレフィンとペルオキシド化合物との間の反応中に液相のpHを4.8〜6.5の数値に維持することは、例えば、出願人による国際出願第99/48882号(この明細書の内容は本願明細書に含まれるものとする)に推奨されるように塩基(水酸化ナトリウム)をエポシキ化媒体に添加することにより行うのが有利である。
オレフィンとペルオキシド化合物との間の反応は、出願人による国際出願第99/08703号(この明細書の内容は本願明細書に含まれるものとする)に開示されるように塩化ナトリウムのような塩の存在下に行うことができる。
エポキシ化反応が行われる反応器にオレフィンを1種又は2種以上のアルカンに希釈された形で導入することが有利である。例えば、オレフィンと少なくとも10容量%(特に、20容量%、例えば、少なくとも容量30%)の1種又は2種以上のアルカンとを含有する液体をエポキシ化反応器に導入することができる。例えば、プロピレンの場合には、変換されていない再循環プロピレンを反応器に導入する場合、少なくとも10容量%のプロパンと混合することができる。それはまた、プロパンを完全に除去していないプロピレン源であってもよい。
【0010】
例 1(本発明によらない)
0.97 gのTS−1と38.4 gのメタノール(1.2モル)を、パドルスターラーを備え、−20℃に冷却したコンデンサを取り付けたジャケット形パイレックス(登録商標)反応器に導入した。その懸濁液を750 rpmで撹拌し、温度を25℃に設定した。次に、プロピレンを焼結管を介して流速6 Nl/hで導入した。プロピレン(Pe)を30分間フラッシュした後、7.4 gの34.4 wt%過酸化水素溶液(0.075モル)を20分かけて添加した。
90分後にヨードメトリで過酸化水素含量を求めた。気相のプロピレンオキシド(PO)含量をガスクロマトグラフィーによりインラインで測定した。試験の終わりにプロピレンオキシドと副生成物(メトキシプロパノール“MeOPol”とプロピレングリコール“Diol”)を含有する液相をガスクロマトグラフィーで分析した。結果を表1に示す。
【0011】
例 2 〜 4(本発明による)
溶媒がメタノール(MeOH)とアセトニトリル(MeCN)の混合液からなる以外は例1と同様の方法で行った。結果を表1に示す。
表 1
反応の終わりの反応媒体中にアセトアミドの存在は検出されなかった。
【0012】
例 5(本発明による)
溶媒がメタノールとピバロニトリルを99/1のモル/モル比で混合したものからなる以外は例1と同様の方法で行った。90分間反応した後、ペルオキシドの転化率は92.6モル%であった。選択性は、それぞれ92.2モル%(プロピレンオキシド)と7.8モル%(メトキシプロパノールとプロピレングリコール)であった。
反応の終わりの反応媒体中にアセトアミドの存在は検出されなかった。
【0013】
例 6(本発明によらない)
1.20 gのTS−1、38.4 gのメタノール(1.2モル)及び11.5 gの塩化アリル(0.15モル)を例1の反応器に導入した。その懸濁液を750 rpmで撹拌し、温度を50℃に設定した。次に、6.6 gの38.6 wt%過酸化水素溶液(0.075モル)を20分かけて導入した。
30分後に過酸化水素含量をヨードメトリで求めた。試験の終わりにエピクロロヒドリン(EPI)と副生成物(クロロメトキシプロパノールとクロロプロパンジオール)を含有する液相をガスクロマトグラフィーで分析した。
30分間反応した後、ペルオキシドの転化率は100モル%であった。選択性は、それぞれ98.4モル%(エピクロロヒドリン)と1.6モル%(クロロメトキシプロパノールとクロロプロパンジオール)であった。
【0014】
例7(本発明による)
溶媒がメタノールとアセトニトリルを99/1のモル/モル比で混合したものからなる以外は例6と同様の方法で行った。30分間反応した後、ペルオキシドの転化率は100モル%であった。選択性は、それぞれ99.6モル%(エピクロロヒドリン)と0.4モル%(クロロメトキシプロパノールとクロロプロパンジオール)であった。
反応の終わりの反応媒体中にアセトアミドの存在は検出されなかった。
【0015】
例 8 〜 10(本発明による)
1.5 gのTS−1を含有する直径が0.4〜0.6 mmのシリカビーズ4.5 gを、国際出願第99/48883号に開示されているバブルサイフォンを備えたループ型の連続反応器に導入した。39%水溶液の形で用いたH2O2の流速は0.174モル/hとした。CH3OH/H2O2=16モル/モル比を維持するように希釈剤(=メタノール)を連続して供給した。
例に従って(表2を参照)、このCH3OHは純粋な形又は0.3%又は1%のアセトニトリルで補充して添加した。
試験温度は、55℃に維持した。高流速のPeを用いた(19.6モル/モルのH2O2、即ち、75 Nl/h)。このガスはバブルサイホンを通って懸濁液中の触媒を含有する反応混合液を循環させるとともに国際出願第99/48883号に従って形成されたPOを連続して取り出すことが可能であった。
反応の終わりの反応媒体中にアセトアミドの存在は検出されなかった。
【0016】
表 2
* =PO/Σ(PO+副生成物)モル%
本発明は、触媒と希釈剤の存在下に、オレフィンとペルオキシド化合物を反応させることによりオキシラン化合物を製造する方法に関する。更に詳細には、本発明は、プロピレン又は塩化アリルと過酸化水素の反応により1,2−エポキシプロパン(プロピレンオキシド)又は1,2−エポキシ−3−クロロプロパン(エピクロロヒドリン)を製造する方法に関する。
溶媒中、TS−1型触媒、例えば、欧州特許出願第0 568 336号に開示された触媒の存在下に、プロピレンを過酸化水素でエポキシ化することによりプロピレンオキシドを製造する方法は既知である。実施例には溶媒としてメタノールが用いられている。
この既知の方法は、結果として副生成物を生じるという欠点がある。特に、プロピレンオキシドを製造する場合には、プロピレンオキシドと水又はメタノールの間の反応により副生成物、特にプロピレングリコール及び式CH3−CHOH−CH2−OCH3とCH3−CH(OCH3)−CH2OHを有するメトキシプロパノールが形成される。エピクロロヒドリンを製造する場合には、エピクロロヒドリンと水又はメタノールの間の反応により副生成物、特に1−クロロプロパンジオール及び式ClCH2−CHOH−CH2−OCH3とClCH2−CH(OCH3)−CH2OHを有するクロロメトキシプロパノールが形成される。副生成物が生じるとプロセスの選択性が低下し、その結果、収率が下がる。
【0002】
本発明は、副生成物の形成を防止し、よって高度に選択的なプロセスを与えると同時に高活性(又は高反応速度)を維持する方法に関する。
従って、本発明は、オキシラン化合物の製造方法であって、TS−1型チタンシリカライトに基づく触媒とニトリルの存在下に、水、アルコール又はケトンより選ばれた希釈剤中で、オレフィンとペルオキシド化合物を反応させる方法に関する。
本発明の不可欠な特徴の1つは、エポシキ化媒体中のニトリルの存在にある。特に、ニトリルの存在によって、低含量でさえ、メトキシプロパノールのような副生成物の形成を非常に減少させることが可能になることを見い出した。例えば、エポシキシ化媒体にニトリルを添加することによって、ニトリルが存在しないほかは同じ条件下で行われる方法と比べて、形成される副生成物の量を少なくとも20%、特に少なくとも30%、好ましくは少なくとも50%減少させることができる。ある場合には、副生成物の量を少なくとも75%減少させることができる。従って、生成エポキシドと副生成物(C3として表される)+エポシキドの合計とのモル比で表される、エポキシに対する選択性が、少なくとも75%、特に少なくとも80%、好ましくは少なくとも85%と予想することができ、少なくとも90%の選択性が特に好ましい。
【0003】
本発明の方法に用いられるニトリル量は、広範囲に変動させることができる。極少量で、早くも、副生成物の形成防止に対して著しい効果がある。過剰量は、反応速度が低下することになるので、場合よっては望ましくない。一般に、速度と選択性との間の良好な歩み寄り(compromise)は、用いられるニトリルの量と希釈剤の量のモル比が少なくとも0.001%であるときに得られる。この比は、特に少なくとも0.005%、好ましくは少なくとも0.01%である。少なくとも0.1%の比によって最良の結果が得られる。この比は通常は50%以下、特に45%以下、更に特に40%以下である。この比は、例えば、34%未満、特に30%以下であり得る。10%以下の比が好ましい。5%以下の比によって最良の結果が得られる。
本発明の方法に用いられるニトリルの量は、通常は、ニトリル/オレフィンのモル比が少なくとも0.00003、特に少なくとも0.0003、好ましくは少なくとも0.003であるような量である。この比は、慣用的には1.35以下、特に0.9以下、好ましくは0.15以下である。
本発明の方法に用いられるニトリルは、直鎖又は分枝鎖飽和脂肪族ニトリル又は芳香族ニトリルより選ぶことができる。飽和脂肪族ニトリルが好ましい。ニトリルは、一般的には炭素原子10個まで、好ましくは炭素原子2〜7個を有する。ニトリルとしては、アセトニトリル又はピバロニトリルを挙げることができる。アセトニトリルが好ましい。希釈剤と共沸混合物を生じるニトリル、例えば、メタノールと共沸混合物を生じるアセトニトリルが、希釈剤での再循環容易性の点で有利である。
【0004】
本発明の方法に用いられる希釈剤は、たいていの場合、有機希釈剤である。直鎖又は分枝鎖飽和脂肪族アルコールより選ぶことができる。アルコール希釈剤は、一般的には炭素原子10個まで、好ましくは炭素原子1〜6個を有する。例としては、メタノール又はエタノールを挙げることができる。メタノールが好ましい。
その中において、触媒、アルコール希釈剤及びニトリルの存在下にオレフィンとペルオキシド化合物を反応させるエポキシ化媒体には、通常は水も含まれる。エポキシ化媒体は、一般的には、液相、気相及び固体の触媒を含んでいる。液相は、希釈剤、ニトリル、溶解オレフィン、ペルオキシド化合物、一部の生成エポキシド及び水を含んでいる。
本発明の方法に用いられる希釈剤とニトリルの全量は、一般的には上で定義した液相の少なくとも35質量%、特に少なくとも60質量%、例えば、少なくとも75質量%である。この量は、通常は99質量%を超えず、特に95%を超えない。
本発明の方法に用いられるオレフィンの量とペルオキシド化合物の量のモル比は、一般的には少なくとも0.1、特に少なくとも1、好ましくは少なくとも5である。このモル比は、通常は100以下、特に50以下、好ましくは25以下である。
【0005】
本発明の方法は、連続式でもバッチ式でもよい。
本発明の方法においては、連続で行われる場合、ペルオキシド化合物は、一般的にはチタンシリカライト1 gに対して少なくとも0.005モル/hr、特にチタンシリカライト1 gに対して少なくとも0.01モル/hrの量で用いられる。ペルオキシド化合物の量は、通常はチタンシリカライト1 gに対して2.5モル/hr又はそれ未満、特にチタンシリカライト1 gに対して1モル/hr又はそれ未満である。好ましいペルオキシド化合物の量は、チタンシリカライト1 gに対して0.03モル/hr又はそれより高く、チタンシリカライト1 gに対して0.25モル/hr又はそれ未満である。
本発明の方法においては、ペルオキシド化合物は、水溶液の形で用いられることが有利である。水溶液は、一般的には少なくとも10質量%、特に少なくとも20質量%のペルオキシド化合物を含有する。通常は70質量%以下、特に50質量%のペルオキシド化合物を含有する。
オレフィンとペルオキシド化合物との間の反応の温度は、10〜100℃の範囲にあってもよい。有利な態様においては、触媒が徐々に不活性化することを克服するために35℃より高い。温度は、40℃又はそれより高く、好ましくは45℃又はそれより高くてもよい。50℃又はそれより高い温度が特に好ましい。反応温度は、好ましくは80℃未満である。
【0006】
本発明の方法においては、オレフィンとペルオキシド化合物との間の反応は、常圧で行うことができる。圧力下で行うこともできる。この圧力は、一般的には40 バールを超えない。実際には、20バールの圧力が適している。
本発明の方法に用いることができるペルオキシド化合物は、活性酸素を放出することができかつエポキシ化を行うことができるペルオキシド官能基(−OOH)を1個又は2個以上有するペルオキシド化合物である。過酸化水素やエポシキ化反応の条件下で過酸化水素を生成することができるペルオキシド化合物が用いるのに適している。過酸化水素が好ましい。
過酸化水素を用いる場合には、本発明の方法においては、過酸化水素水溶液を粗製の形で、即ち、未精製の形で用いることが有利であり得る。例えば、少なくとも1種のアルキルアントラヒドロキノンの酸化(“自動酸化AO法”として既知の方法)より誘導される混合液の実質的に純粋な水による簡便な抽出により得られる溶液は、引き続き洗浄及び/又は精製の処理をせずに用いることができる。これらの粗過酸化水素溶液は、一般的には、TOC(全有機炭素)として表される有機不純物を0.001〜10 g/l含有する。通常は、金属カチオン(アルカリ金属又はアルカリ土類金属、例えば、ナトリウム)やアニオン(リン酸又は硝酸)を0.01〜10 g/lの含量で有する。
本発明の方法によって製造することができるオキシラン化合物は、下記一般式:
【0007】
を有する基を含んでいる有機化合物である。
オキシラン化合物は、一般的には炭素原子3〜10個、好ましくは炭素原子3〜6個を有する。本発明の方法で有利に製造することができるオキシラン化合物は、1,2−エポキシプロパンや1,2−エポキシ−3−クロロプロパンである。
本発明の方法に適しているオレフィンは、一般的には炭素原子3〜10個、好ましくは炭素原子3〜6個を有する。好ましくは非芳香族である。プロピレン、ブチレン又は塩化アリルが用いるのに適している。プロピレンや塩化アリルが好ましい。
本発明の方法に用いられるTS−1型チタンシリカライトは、酸化ケイ素と酸化チタンからなり、結晶構造がZSM−5型であるチタンゼオライトである。チタンシリカライトは、一般的には約950〜960 cm−1に赤外吸収バンドがある。式xTiO2(1−x)SiO2(式中、xは0.0001〜0.5、好ましくは0.001〜0.05である。)を有するチタンシリカライトによって良好な結果が得られる。
本発明の方法においては、エポシキ化反応に対して負の影響を及ぼさないガスを反応器に添加することができる。特に、国際出願第99/48883号(この明細書の内容は本願明細書に含まれるものとする)においては、生成オキシラン化合物をガス状化合物と同時に反応器から移動及び除去可能にするのに十分な流速でガス状化合物を反応媒体に導入することにより、生成オキシラン化合物とエポキシ化反応媒体との間の接触時間が短縮されることが出願人により見い出された。従って、副生成物の形成を防止し、エポシキ化に対する選択性が高められる。
【0009】
本発明の方法においては、いかなるタイプの反応器、特にループ型反応器も用いることができる。ガスをアームの一方にバブリング(bubbling)することにより液体と、場合によっては触媒の循環が得られるバブルサイホンを備えたループ型反応器が用いるのに適している。このタイプの反応器は、上記国際出願第99/48883号に開示されている。
本発明の方法においては、液相のpHをモニターすることが有利であることがわかる。例えば、オレフィンとペルオキシド化合物との間の反応中に液相のpHを4.8〜6.5の数値に維持することは、例えば、出願人による国際出願第99/48882号(この明細書の内容は本願明細書に含まれるものとする)に推奨されるように塩基(水酸化ナトリウム)をエポシキ化媒体に添加することにより行うのが有利である。
オレフィンとペルオキシド化合物との間の反応は、出願人による国際出願第99/08703号(この明細書の内容は本願明細書に含まれるものとする)に開示されるように塩化ナトリウムのような塩の存在下に行うことができる。
エポキシ化反応が行われる反応器にオレフィンを1種又は2種以上のアルカンに希釈された形で導入することが有利である。例えば、オレフィンと少なくとも10容量%(特に、20容量%、例えば、少なくとも容量30%)の1種又は2種以上のアルカンとを含有する液体をエポキシ化反応器に導入することができる。例えば、プロピレンの場合には、変換されていない再循環プロピレンを反応器に導入する場合、少なくとも10容量%のプロパンと混合することができる。それはまた、プロパンを完全に除去していないプロピレン源であってもよい。
【0010】
例 1(本発明によらない)
0.97 gのTS−1と38.4 gのメタノール(1.2モル)を、パドルスターラーを備え、−20℃に冷却したコンデンサを取り付けたジャケット形パイレックス(登録商標)反応器に導入した。その懸濁液を750 rpmで撹拌し、温度を25℃に設定した。次に、プロピレンを焼結管を介して流速6 Nl/hで導入した。プロピレン(Pe)を30分間フラッシュした後、7.4 gの34.4 wt%過酸化水素溶液(0.075モル)を20分かけて添加した。
90分後にヨードメトリで過酸化水素含量を求めた。気相のプロピレンオキシド(PO)含量をガスクロマトグラフィーによりインラインで測定した。試験の終わりにプロピレンオキシドと副生成物(メトキシプロパノール“MeOPol”とプロピレングリコール“Diol”)を含有する液相をガスクロマトグラフィーで分析した。結果を表1に示す。
【0011】
例 2 〜 4(本発明による)
溶媒がメタノール(MeOH)とアセトニトリル(MeCN)の混合液からなる以外は例1と同様の方法で行った。結果を表1に示す。
表 1
【0012】
例 5(本発明による)
溶媒がメタノールとピバロニトリルを99/1のモル/モル比で混合したものからなる以外は例1と同様の方法で行った。90分間反応した後、ペルオキシドの転化率は92.6モル%であった。選択性は、それぞれ92.2モル%(プロピレンオキシド)と7.8モル%(メトキシプロパノールとプロピレングリコール)であった。
反応の終わりの反応媒体中にアセトアミドの存在は検出されなかった。
【0013】
例 6(本発明によらない)
1.20 gのTS−1、38.4 gのメタノール(1.2モル)及び11.5 gの塩化アリル(0.15モル)を例1の反応器に導入した。その懸濁液を750 rpmで撹拌し、温度を50℃に設定した。次に、6.6 gの38.6 wt%過酸化水素溶液(0.075モル)を20分かけて導入した。
30分後に過酸化水素含量をヨードメトリで求めた。試験の終わりにエピクロロヒドリン(EPI)と副生成物(クロロメトキシプロパノールとクロロプロパンジオール)を含有する液相をガスクロマトグラフィーで分析した。
30分間反応した後、ペルオキシドの転化率は100モル%であった。選択性は、それぞれ98.4モル%(エピクロロヒドリン)と1.6モル%(クロロメトキシプロパノールとクロロプロパンジオール)であった。
【0014】
例7(本発明による)
溶媒がメタノールとアセトニトリルを99/1のモル/モル比で混合したものからなる以外は例6と同様の方法で行った。30分間反応した後、ペルオキシドの転化率は100モル%であった。選択性は、それぞれ99.6モル%(エピクロロヒドリン)と0.4モル%(クロロメトキシプロパノールとクロロプロパンジオール)であった。
反応の終わりの反応媒体中にアセトアミドの存在は検出されなかった。
【0015】
例 8 〜 10(本発明による)
1.5 gのTS−1を含有する直径が0.4〜0.6 mmのシリカビーズ4.5 gを、国際出願第99/48883号に開示されているバブルサイフォンを備えたループ型の連続反応器に導入した。39%水溶液の形で用いたH2O2の流速は0.174モル/hとした。CH3OH/H2O2=16モル/モル比を維持するように希釈剤(=メタノール)を連続して供給した。
例に従って(表2を参照)、このCH3OHは純粋な形又は0.3%又は1%のアセトニトリルで補充して添加した。
試験温度は、55℃に維持した。高流速のPeを用いた(19.6モル/モルのH2O2、即ち、75 Nl/h)。このガスはバブルサイホンを通って懸濁液中の触媒を含有する反応混合液を循環させるとともに国際出願第99/48883号に従って形成されたPOを連続して取り出すことが可能であった。
反応の終わりの反応媒体中にアセトアミドの存在は検出されなかった。
【0016】
表 2
Claims (10)
- オキシラン化合物の製造方法であって、TS−1型チタンシリカライトに基づく触媒とニトリルの存在下に、水、アルコール又はケトンより選ばれた希釈剤中で、オレフィンとペルオキシド化合物を反応させる方法。
- 用いられるニトリルの量と希釈剤の量のモル比が0.001〜50%である請求項1記載の方法。
- 用いられるニトリルの量と希釈剤の量のモル比が0.01〜10%である請求項2記載の方法。
- 用いられる希釈剤とニトリルの全量が、希釈剤、ニトリル、溶解オレフィン、ペルオキシド化合物、一部の生成オキシラン化合物及び水を含んでいる液相の35〜99質量%である請求項1〜3のいずれか1項に記載の方法。
- ニトリルが直鎖又は分枝鎖飽和脂肪族ニトリル又は芳香族ニトリルより選ばれ、希釈剤が直鎖又は分枝鎖飽和脂肪族アルコールより選ばれる請求項1〜4のいずれか1項に記載の方法。
- ニトリルが炭素原子2〜7個を有し、アルコールが炭素原子1〜6個を有する請求項5記載の方法。
- ニトリルがアセトニトリルであり、希釈剤がメタノールである請求項6記載の方法。
- 触媒、希釈剤及びニトリルの存在下に、10〜100℃の温度で、大気圧〜40バールの範囲にあってもよい圧力において、オレフィンとペルオキシド化合物を反応させる請求項1〜7のいずれか1項に記載の方法。
- オキシラン化合物が1,2−エポキシプロパンであり、オレフィンがプロピレンであり、ペルオキシド化合物が過酸化水素である請求項1〜8のいずれか1項に記載の方法。
- オキシラン化合物が1,2−エポキシ−3−クロロプロパンであり、オレフィンが塩化アリルであり、ペルオキシド化合物が過酸化水素である請求項1〜8のいずれか1項に記載の方法。
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR0003207A FR2806084A1 (fr) | 2000-03-10 | 2000-03-10 | Procede de fabrication d'un oxiranne |
| PCT/EP2001/002139 WO2001068623A1 (fr) | 2000-03-10 | 2001-02-23 | Procede de fabrication d'un oxiranne |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2004508285A true JP2004508285A (ja) | 2004-03-18 |
Family
ID=8848035
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2001567715A Pending JP2004508285A (ja) | 2000-03-10 | 2001-02-23 | オキシラン化合物の製造方法 |
Country Status (9)
| Country | Link |
|---|---|
| US (1) | US20040068127A1 (ja) |
| EP (1) | EP1265877B1 (ja) |
| JP (1) | JP2004508285A (ja) |
| AR (1) | AR029490A1 (ja) |
| AT (1) | ATE254116T1 (ja) |
| AU (1) | AU2001248316A1 (ja) |
| DE (1) | DE60101219D1 (ja) |
| FR (1) | FR2806084A1 (ja) |
| WO (1) | WO2001068623A1 (ja) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2011078091A1 (ja) * | 2009-12-24 | 2011-06-30 | 昭和電工株式会社 | エポキシ化合物の製造方法 |
Families Citing this family (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP1122249A1 (fr) * | 2000-02-02 | 2001-08-08 | SOLVAY (Société Anonyme) | Procédé de fabrication d'un oxiranne |
| JP2003327581A (ja) * | 2002-03-04 | 2003-11-19 | Sumitomo Chem Co Ltd | プロピレンオキサイドの製造方法 |
| DE10247496A1 (de) * | 2002-10-11 | 2004-04-22 | Degussa Ag | Verwendung eines Absatzbeschleunigers bei der Epoxidierung |
| FR2846965B1 (fr) * | 2002-11-12 | 2006-10-13 | Procede de fabrication de 1,2-epoxy-3-chloropropane | |
| FR2846964B1 (fr) * | 2002-11-12 | 2006-07-21 | Procede de fabrication de 1,2-epoxy-3-chloropropane | |
| EP1424331A1 (en) * | 2002-11-26 | 2004-06-02 | Degussa AG | Process for the epoxidation of olefins |
| US7169945B2 (en) | 2002-11-26 | 2007-01-30 | Degussa Ag | Process for the epoxidation of olefins |
| WO2004078740A1 (ja) * | 2003-03-06 | 2004-09-16 | Sumitomo Chemical Company, Limited | プロピレンオキサイドの製造方法 |
| DE10320635A1 (de) * | 2003-05-08 | 2004-11-18 | Basf Ag | Verfahren zur Herstellung von Propylenoxid |
| RU2468990C2 (ru) * | 2007-04-05 | 2012-12-10 | Солвей (Сосьете Аноним) | Водный раствор пероксида водорода, способ его получения и его использование |
Family Cites Families (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2070406A5 (en) * | 1969-12-08 | 1971-09-10 | Inst Francais Du Petrole | Olefin epoxidation - with molecular oxygen and nitrile (co) solvent |
| FR2419938A1 (fr) * | 1978-03-13 | 1979-10-12 | Charbonnages Ste Chimique | Procede de preparation de l'oxyde de styrene |
| US5262550A (en) * | 1992-04-30 | 1993-11-16 | Arco Chemical Technology, L.P. | Epoxidation process using titanium-rich silicalite catalysts |
| JPH07206835A (ja) * | 1994-01-26 | 1995-08-08 | Idemitsu Kosan Co Ltd | スチレンオキシド誘導体の製造方法 |
| TW297811B (ja) * | 1994-09-12 | 1997-02-11 | Sumitomo Chemical Co | |
| BE1011852A3 (fr) * | 1998-03-24 | 2000-02-01 | Solvay | Procede de fabrication d'un oxiranne. |
-
2000
- 2000-03-10 FR FR0003207A patent/FR2806084A1/fr active Pending
-
2001
- 2001-02-23 JP JP2001567715A patent/JP2004508285A/ja active Pending
- 2001-02-23 AU AU2001248316A patent/AU2001248316A1/en not_active Abandoned
- 2001-02-23 WO PCT/EP2001/002139 patent/WO2001068623A1/fr not_active Ceased
- 2001-02-23 AT AT01921284T patent/ATE254116T1/de not_active IP Right Cessation
- 2001-02-23 EP EP01921284A patent/EP1265877B1/fr not_active Expired - Lifetime
- 2001-02-23 US US10/220,277 patent/US20040068127A1/en not_active Abandoned
- 2001-02-23 DE DE60101219T patent/DE60101219D1/de not_active Expired - Lifetime
- 2001-03-09 AR ARP010101133A patent/AR029490A1/es unknown
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2011078091A1 (ja) * | 2009-12-24 | 2011-06-30 | 昭和電工株式会社 | エポキシ化合物の製造方法 |
| US8993791B2 (en) | 2009-12-24 | 2015-03-31 | Showa Denko K.K. | Process for producing epoxy compounds |
| JP5787770B2 (ja) * | 2009-12-24 | 2015-09-30 | 昭和電工株式会社 | エポキシ化合物の製造方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| US20040068127A1 (en) | 2004-04-08 |
| ATE254116T1 (de) | 2003-11-15 |
| EP1265877A1 (en) | 2002-12-18 |
| WO2001068623A1 (fr) | 2001-09-20 |
| AR029490A1 (es) | 2003-07-02 |
| FR2806084A1 (fr) | 2001-09-14 |
| AU2001248316A1 (en) | 2001-09-24 |
| DE60101219D1 (de) | 2003-12-18 |
| EP1265877B1 (fr) | 2003-11-12 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP4458748B2 (ja) | オキシランの製造方法 | |
| CN102858758B (zh) | 用于制造氧化丙烯的方法 | |
| RU2247118C2 (ru) | Способ получения оксирана, установка для осуществления способа и объединенный способ получения пероксида водорода и оксирана | |
| KR100572805B1 (ko) | 에폭시드 제조방법 | |
| US6380407B1 (en) | Method for making an oxirane | |
| JP2013049726A (ja) | 反応媒体からオキシランを分離する事を含むオキシランの製造方法 | |
| KR101081780B1 (ko) | 1,2-에폭시-3-클로로프로판의 제조 방법 | |
| EP1072600B1 (en) | Process for the preparation of Epoxides | |
| US6677467B2 (en) | Oxirane production using peroxidized compound | |
| US20040068127A1 (en) | Method for making an oxirane | |
| WO2001092242A1 (en) | Process for manufacturing an oxirane | |
| KR101133410B1 (ko) | 올레핀의 에폭시화 방법 | |
| JPH06211821A (ja) | オレフィン化合物のエポキシ化方法 |