JP2008024679A - ボラジン化合物の処理方法 - Google Patents

ボラジン化合物の処理方法 Download PDF

Info

Publication number
JP2008024679A
JP2008024679A JP2006201686A JP2006201686A JP2008024679A JP 2008024679 A JP2008024679 A JP 2008024679A JP 2006201686 A JP2006201686 A JP 2006201686A JP 2006201686 A JP2006201686 A JP 2006201686A JP 2008024679 A JP2008024679 A JP 2008024679A
Authority
JP
Japan
Prior art keywords
borazine compound
borazine
group
organic solvent
compound
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Granted
Application number
JP2006201686A
Other languages
English (en)
Other versions
JP4795153B2 (ja
Inventor
Takuya Kamiyama
卓也 神山
Masayuki Okajima
正幸 岡島
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Nippon Shokubai Co Ltd
Original Assignee
Nippon Shokubai Co Ltd
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by Nippon Shokubai Co Ltd filed Critical Nippon Shokubai Co Ltd
Priority to JP2006201686A priority Critical patent/JP4795153B2/ja
Publication of JP2008024679A publication Critical patent/JP2008024679A/ja
Application granted granted Critical
Publication of JP4795153B2 publication Critical patent/JP4795153B2/ja
Anticipated expiration legal-status Critical
Expired - Fee Related legal-status Critical Current

Links

Abstract

【課題】水素の発生を伴うことなく、ボラジン化合物用装置に付着したボラジン化合物を安全に洗浄処理しうる手段を提供する。
【解決手段】化学式1で表されるボラジン化合物と、前記ボラジン化合物中のB−H結合を酸化開裂させうる有機溶媒と、を接触させる接触工程を有する、ボラジン化合物の処理方法である。化学式1において、R1は、それぞれ独立して水素原子またはアルキル基であり、R2は、それぞれ独立して水素原子、アルキル基またはアルコキシ基であり、少なくとも1つのR2は、水素原子である。
【化1】
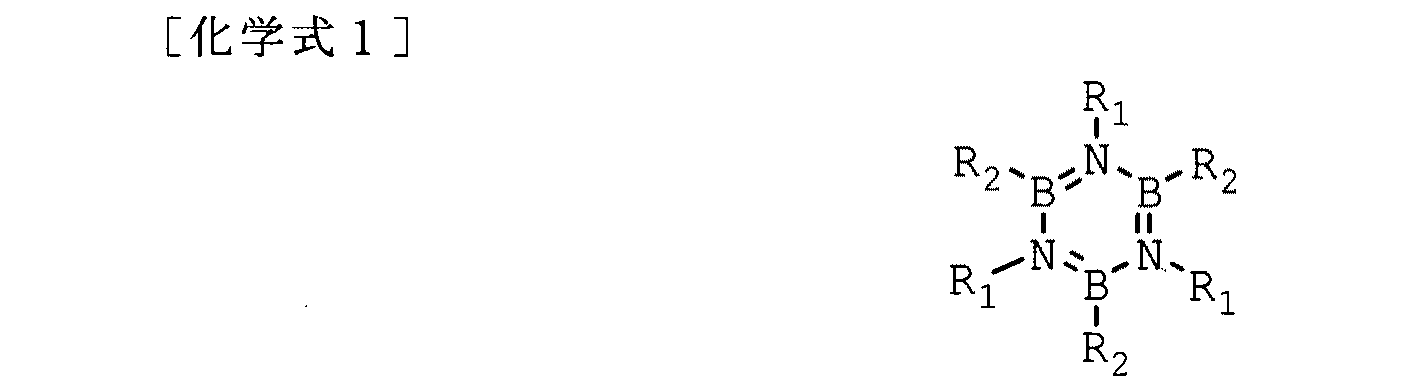
Figure 2008024679

【選択図】なし

Description

本発明は、ボラジン化合物の処理方法に関する。詳細には、本発明は、有機溶媒を用いたボラジン化合物の処理方法に関する。
情報機器の高性能化に伴い、LSIのデザインルールは、年々微細になっている。微細なデザインルールのLSI製造においては、LSIを構成する材料も高性能で、微細なLSI上でも機能を果たすものでなければならない。
例えば、LSI中の層間絶縁膜に用いられる材料に関していえば、高い誘電率は信号遅延の原因となる。微細なLSIにおいては、この信号遅延の影響が特に大きい。このため、層間絶縁膜として用いられ得る、新たな低誘電率材料の開発が所望されていた。また、層間絶縁膜として使用されるためには、誘電率が低いだけでなく、耐湿性、耐熱性、機械的強度などの特性にも優れている必要がある。
かような要望に応えるものとして、分子内にボラジン環骨格を有するボラジン化合物が提案されている(例えば、特許文献1を参照)。ボラジン化合物は分子分極率が小さいため、形成される被膜は低誘電率である。その上、形成される被膜は、耐熱性にも優れる。
従来、ボラジン化合物はフラスコ等を反応容器として用い、実験室レベルで少量合成されるのみであった。一方、ボラジン化合物の有用性に鑑み、今後の大量生産を念頭に置くと、スケールアップされたより大きな反応容器中で大量に合成する必要が生じることは明らかである。
ここで、工場などの大規模プラントなどにおいてボラジン化合物を大量に合成する場合を考えると、ボラジン化合物と接触しうる装置(例えば、反応装置と精製装置とを連結する配管や、精製装置からボラジン化合物を取り出すための配管など;以下、単に「ボラジン化合物用装置」とも称する)にボラジン化合物が付着することが予想される。そして、かような付着物を放置したままボラジン化合物の合成を続けると、生成物であるボラジン化合物中に不純物が混入し、純度低下などの品質低下をもたらす虞がある。LSI中の層間絶縁膜のような半導体分野において、材料に不純物や微粒子が存在すると半導体素子等の特性に悪影響を与えるため、極めて純度の高い品質が要求される。従って、大規模プラントなどにおいてボラジン化合物を大量に合成する際には、定期的にプラントの運転を停止し、装置を開放して付着したボラジン化合物を洗浄処理する必要があると考えられる。
特開2000−340689号公報
ボラジン化合物用装置に付着したボラジン化合物を洗浄処理する手法として、例えば、水やアルコール(例えば、メタノールなど)を用いて洗浄するという手法が考えられる。
しかしながら、水やアルコールといったOH基を有する化合物を用いてボラジン化合物を洗浄処理すると、当該化合物とボラジン化合物との反応により水素が発生する。このようにして発生した水素は、火気の存在下にて空気中の酸素と爆発的に反応する虞があり極めて危険であることから、化学工業分野においては好ましくない。一方、このように発生した水素の爆発を回避するためには、水素を捕集するための装置を別途設置する必要があり、製造コストが高騰する虞がある。
そこで本発明は、水素の発生を伴うことなく、ボラジン化合物用装置に付着したボラジン化合物を安全に洗浄処理しうる手段を提供することを目的とする。
本発明者らは、上記課題を解決すべく鋭意研究を行った。そしてその過程において、ボラジン化合物が還元性を示すことを見出した。具体的には、ボラジン骨格を形成するホウ素原子の少なくとも1つに水素原子が結合したボラジン化合物が還元性を示すことを見出した。そして当該知見に基づき、上述したような構造を有するボラジン化合物中のB−H結合を酸化開裂させうる有機溶媒を用いることにより、当該ボラジン化合物を洗浄処理しうることを見出し、本発明を完成させるに至ったのである。
すなわち、本発明は、下記化学式1:
Figure 2008024679
式中、R1は、それぞれ独立して水素原子またはアルキル基であり、R2は、それぞれ独立して水素原子、アルキル基またはアルコキシ基であり、少なくとも1つのR2は、水素原子である、
で表されるボラジン化合物と、前記ボラジン化合物中のB−H結合を酸化開裂させうる有機溶媒と、を接触させる接触工程を有する、ボラジン化合物の処理方法である。
本発明によれば、水素の発生を伴うことなく、ボラジン化合物用装置に付着したボラジン化合物を安全に洗浄処理可能である。
本発明は、下記化学式1:
Figure 2008024679
で表されるボラジン化合物と、前記ボラジン化合物中のB−H結合を酸化開裂させうる有機溶媒と、を接触させる接触工程を有する、ボラジン化合物の処理方法である。
本発明は、上記化学式1で表されるボラジン化合物が還元性を示すことを見出したことにより完成されたものであるが、化学式1で表されるボラジン化合物が還元性を示すメカニズムについては完全には明らかとはなっていない。ただし、以下のメカニズムが推定されている。すなわち、後述するように、化学式1で表されるボラジン化合物において、ホウ素に結合しているR2の少なくとも1つは水素原子であるが、このB−H結合における水素原子がヒドリド(H-)として作用し、還元性を示すものと考えられるのである。なお、当該メカニズムはあくまでも推測に基づくものであって、他のメカニズムによってボラジン化合物の還元性が発揮されていたとしても、本発明の技術的範囲は何ら影響を受けることはない。
化学式1において、R1は、水素原子またはアルキル基である。かようなアルキル基としては特に制限されず、直鎖状、分岐状または環状のいずれであってもよいが、アルキル基の炭素原子数は、好ましくは1〜8個、より好ましくは1〜4個、さらに好ましくは1〜2個である。アルキル基の具体例としては、例えば、メチル基、エチル基、プロピル基、イソプロピル基、ブチル基、イソブチル基、s−ブチル基、t−ブチル基、ペンチル基、イソペンチル基、ネオペンチル基、ヘキシル基、ヘプチル基、オクチル基、ノニル基、デシル基、シクロプロピル基、シクロペンチル基、シクロヘキシル基などが挙げられる。
これら以外のアルキル基が用いられてもよい。なかでも、合成および取扱いが容易であるという観点から、R1はメチル基またはエチル基であることが特に好ましく、メチル基であることが最も好ましい。なお、R1はそれぞれ同一であってもよいし、互いに異なっていてもよいが、合成および取扱いが容易であるという観点から、R1は全て同一であることが好ましい。
化学式1において、R2は、水素原子、アルキル基またはアルコキシ基であり、少なくとも1つのR2は、水素原子である。かようなアルキル基の形態およびアルコキシ基の炭素原子数の形態としては、上記のR1と同様であるため、ここでは説明を省略する。アルコキシ基の具体例としては、例えば、メトキシ基、エトキシ基、プロポキシ基、イソプロポキシ基、ブトキシ基、イソブトキシ基、s−ブトキシ基、t−ブトキシ基、ペントキシ基、イソペントキシ基、ネオペントキシ基、ヘキソキシ基、ヘプトキシ基、オクトキシ基、ノニロキシ基、デシロキシ基などが挙げられる。これら以外のアルコキシ基が用いられてもよい。なかでも、処理時の反応の効率の観点から、R2は水素原子であることが好ましい。なお、R2はそれぞれ同一であってもよいし、互いに異なっていてもよいが、合成および取扱いが容易であるという観点から、R2は全て同一(すなわち、R2が全て水素原子)であることが好ましい。
本発明は、所定の有機溶媒をボラジン化合物と接触させることにより、当該ボラジン化合物を処理する点に特徴を有する。ここで、用いられうるボラジン化合物の具体例としては、例えば、ボラジン、N,N’,N”−トリメチルボラジン、N,N’,N”−トリエチルボラジン、N,N’,N”−トリ(n−プロピル)ボラジン、N,N’,N”−トリ(イソプロピル)ボラジン、N,N’,N”−トリ(n−ブチル)ボラジン、N,N’,N”−トリ(s−ブチル)ボラジン、N,N’,N”−トリ(イソブチル)ボラジン、N,N’,N”−トリ(t−ブチル)ボラジン、N,N’,N”−トリ(1−メチルブチル)ボラジン、N,N’,N”−トリ(2−メチルブチル)ボラジン、N,N’,N”−トリ(ネオペンチル)ボラジン、N,N’,N”−トリ(1,2−ジメチルプロピル)ボラジン、N,N’,N”−トリ(1−エチルプロピル)ボラジン、N,N’,N”−トリ(n−ヘキシル)ボラジン、N,N’,N”−トリシクロヘキシルボラジン、N,N’−ジメチル−N”−エチルボラジン、N,N’−ジエチル−N”−メチルボラジン、N,N’−ジメチル−N”−プロピルボラジンなどが挙げられる。なお、本発明において、ボラジン化合物は、1種のみが単独で処理されてもよいし、2種以上の混合物の形態で処理されてもよい。通常は、1種のみが単独で処理される。
本発明のボラジン化合物の処理方法は、例えば、ボラジン化合物の合成時にボラジン化合物用装置に付着したボラジン化合物を洗浄処理する目的で用いられる。
ボラジン化合物を合成する手法については特に制限はなく、従来公知の知見が適宜参照されうる。上記の化学式1で表されるボラジン化合物のうち、R2が全て水素原子であるN−アルキルボラジンの調製方法の一例を挙げると、ABH4(Aは、リチウム原子、ナトリウム原子またはカリウム原子である)で表される水素化ホウ素アルカリと、(RNH3)nX(Rは水素原子またはアルキル基であり、Xは硫酸基またはハロゲン原子であり、nは1または2である)で表されるアミン塩とを、溶媒中で反応させる手法が例示される。
水素化ホウ素アルカリ(ABH4)において、Aは、リチウム原子、ナトリウム原子またはカリウム原子である。水素化ホウ素アルカリの例としては、水素化ホウ素ナトリウムおよび水素化ホウ素リチウムが挙げられる。
アミン塩((RNH3)nX)において、Rは水素原子またはアルキル基であり、Xは硫酸基またはハロゲン原子である。そして、Xが硫酸基である場合にはnは2であり、Xがハロゲン原子である場合にはnは1である。nが2である場合に、Rは、それぞれ同一であってもよいし、互いに異なっていてもよい。合成反応の収率や取扱いの容易性を考慮すると、Rは好ましくは同一のアルキル基である。Rは、上記化学式1におけるR1に対応することから、アミン塩におけるRの具体的な形態は、上記化学式1におけるR1と同様であり、所望のボラジン化合物の構造に応じて選択されうる。従って、ここでは詳細な説明を省略する。アミン塩の例としては、例えば、塩化アンモニウム(NH4Cl)、モノメチルアミン塩酸塩(CH3NH3Cl)、モノエチルアミン塩酸塩(CH3CH2NH3Cl)、モノメチルアミン臭化水素酸塩(CH3NH3Br)、モノエチルアミンフッ化水素酸塩(CH3CH2NH3F)、硫酸アンモニウム((NH4)2SO4)、モノメチルアミン硫酸塩((CH3NH3)2SO4)などが挙げられる。ただし、これらに制限されることはない。
使用する水素化ホウ素アルカリおよびアミン塩は、合成するボラジン化合物の構造に応じて選択すればよい。例えば、ボラジン環を構成する窒素原子にメチル基が結合しているN−メチルボラジンを製造する場合には、アミン塩として、モノメチルアミン塩酸塩などの、Rがメチル基であるアミン塩を用いればよい。
水素化ホウ素アルカリとアミン塩との混合比は、特に限定されないが、アミン塩の使用量を1モルとした場合に、水素化ホウ素アルカリの使用量を1〜1.5モルとすることが好ましい。
合成用の溶媒としては、特に制限されないが、例えば、テトラヒドロフラン、モノエチレングリコールジメチルエーテル(モノグライム)、ジエチレングリコールジメチルエーテル(ジグライム)、トリエチレングリコールジメチルエーテル(トリグライム)、テトラエチレングリコールジメチルエーテル(テトラグライム)等が挙げられる。
水素化ホウ素アルカリとアミン塩との反応条件は、特に限定されない。反応温度は、好ましくは20〜250℃、より好ましくは50〜240℃、さらに好ましくは100〜220℃である。上記範囲で反応させると、水素発生量の制御が容易である。反応温度は、K熱電対などの温度センサーを用いて測定されうる。
一方、ボラジン骨格を形成するホウ素原子の1つまたは2つにアルキル基またはアルコキシ基が結合したボラジン化合物は、R2が全て水素原子であるN−アルキルボラジンのB−H結合に対して、アルケンを挿入するハイドロボレーション反応や、アルキル金属化合物またはアルコールなどによる置換反応といった手法によって合成されうる。
合成されたボラジン化合物は、必要に応じて精製されうる。ボラジン化合物の精製方法としては、例えば、蒸留精製が用いられる。
蒸留精製装置の大きさや種類は、環境や規模に応じて決定されればよい。例えば、大量のボラジン化合物を処理するのであれば、工業的規模の蒸留塔が用いられうる。少量のボラジン化合物を処理するのであれば、蒸留管を用いた蒸留精製が用いられうる。例えば、少量のボラジン化合物を処理する蒸留装置の具体例としては、3つ口フラスコにクライゼン型の連結管でリービッヒ冷却管を取り付けた蒸留装置が用いられうる。ただし、このような蒸留装置を用いる実施形態に、本発明の技術的範囲が限定されるわけではない。
蒸留精製の際の温度は特に制限されず、合成されたボラジン化合物の種類に応じて適宜設定されうる。一例を挙げると、通常は100〜150℃程度である。
さらに、得られたボラジン化合物の純度を向上させることを日的として、濾過処理などの追加的な処理が施されてもよい。
上述した通り、本発明の処理方法は、例えばボラジン化合物用装置に付着したボラジン化合物を処理する目的で用いられる。付着したボラジン化合物の処理により、ボラジン化合物用装置が清浄に洗浄され、その後新たに合成されるボラジン化合物の純度低下といった問題の発生が抑制されうる。以下、ボラジン化合物用装置に付着したボラジン化合物を処理する形態を例に挙げて、本発明の処理方法を詳細に説明するが、本発明の技術的範囲は特許請求の範囲の記載に基づいて定められるべきであり、下記の形態のみに限定されるべきではない。
「ボラジン化合物用装置」とは、ボラジン化合物の合成や保存などの工業的な一連の全ての工程において、ボラジン化合物と接触しうる全ての装置を意味する。例えば、以上の説明において例示したボラジン化合物の合成方法において、ボラジン化合物は、合成装置や蒸留精製装置と接触しうる。また、濾過処理が施される場合には、濾過装置にもまた、ボラジン化合物は接触しうる。さらに、これらの各装置どうしの間をボラジン化合物が流通しうるように各装置間を接続する配管にも、ボラジン化合物は接触しうる。従って、これらの合成装置、蒸留精製装置、濾過装置、配管などは全て、「ボラジン化合物用装置」の概念に包含される。
ただし、ボラジン化合物用装置の形態はこれらのみに限定されない。通常、工業的に合成されたボラジン化合物は、ボラジン化合物保存用容器に充填され、密封状態で保存される。そして、必要に応じ、ホラジン化合物は当該容器に充填された状態で輸送され、輸送先において当該容器から取り出されて、半導体用層間絶縁膜の形成などの目的に使用される。ここで、使用済みのボラジン化合物保存用容器においても同様に、合成装置やその配管などにおける問題が生じうる。すなわち、容器中に充填されたボラジン化合物をその使用時に当該容器から完全に取り出すことはほとんど不可能であるから、一定の割合のボラジン化合物は当該容器中に残存せざるを得ない。そして、容器中に残存したボラジン化合物は、空気中の水分との接触によりN−B結合が加水分解され、分解物(例えば、メチルアミンおよびホウ酸)が不純物として生成してしまう。従って、もともと充填されていたボラジン化合物の純度が極めて高かったとしても、使用済みのボラジン化合物保存用容器を回収する間に不純物が混入してしまうのはやむを得ない。そして、このように回収時に不純物が混入してしまった使用済みのボラジン化合物保存用容器を水やアルコールを用いて洗浄しても、同様に水素が発生し、爆発の危険性が生じうる。
これに対し、かような使用済みのボラジン化合物保存用容器を本発明の手法により洗浄した場合には、上述したような水素の発生が防止され、容器に付着したボラジン化合物を安全に処理することが可能である。従って、本発明における「ボラジン化合物用装置」の概念には、「ボラジン化合物保存用容器」もまた、包含されうる。
続いて、本発明の特徴的な構成である「接触工程」について詳細に説明する。
木工程においては、上記の化学式1で表されるボラジン化合物と、当該ボラジン化合物中のB−H結合を酸化開裂させうる有機溶媒と、を接触させる。これにより、ボラジン化合物が処理される。
本工程において、ボラジン化合物と接触させる有機溶媒は、上述した通り、ボラジン化合物中のB−H結合を酸化開裂させる機能を有する。かような機能を有する限り、本工程において用いられる有機溶媒の具体例は特に制限されない。本工程において用いられうる有機溶媒の一例を挙げると、例えば、アセトン、メチルエチルケトン、シクロペンタノン、シクロヘキサノンなどのケトン類;ホルムアルデヒド、アセトアルデヒド、プロピオンアルデヒドなどのアルデヒド類;酢酸エチルなどのエステル類;ギ酸、酢酸、プロピオン酸などのカルボン酸類;ホルムアミド、アセトアミドなどのアミド類;アセトニトリル、プロピオニトリル、イソブチロニトリルなどのニトリル類などが例示される。ただし、これら以外の有機溶媒が、ボラジン化合物の処理のために用いられてもよい。これらの有機溶媒は1種のみが単独で処理に用いられてもよいし、2種以上が混合されて処理に用いられてもよい。
ボラジン化合物の処理の具体的な形態についても特に制限はなく、従来公知の知見が適宜参照されうる。例えば、ボラジン化合物用装置に付着したボラジン化合物の処理には、化合物の合成や保存に用いられる装置に付着した化合物の処理に関する従来公知の知見が適宜参照されうる。一例を挙げると、例えばボラジン化合物の合成終了時に合成装置に付着したボラジン化合物を処理する場合には、合成装置に付着したボラジン化合物に、上述したような有機溶媒を接触させて、ボラジン化合物を処理すればよい。有機溶媒の接触の具体的な操作も特に制限されないが、例えばホースやスプレーなどを用いたかけ洗いが例示される。また、かけ洗いが困難な部位の洗浄には、拭き洗いも有効である。なお、かような洗浄操作は、手動で行ってもよいし、半白動化または自動化された装置を用いて行ってもよい。一方、ボラジン化合物保存用容器の洗浄を考えると、上述したようなかけ洗いや拭き洗いも有効であるが、容器内に上述した有機溶媒を充填して静置するといった手法が用いられてもよい。また、洗浄される装置に対して必要に応じて振動を加えることで、本工程における洗浄が促進されうる。この際に用いられる加振装置としては、例えば、超音波印加装置などが挙げられるが、これらに限定されることはない。
本工程における有機溶媒の接触回数についても特に制限はなく、1回でもよいし複数回であってもよいが、ボラジン化合物の十分な処理を達成するという観点からは、有機溶媒を用いた処理回数は、好ましくは2〜50回であり、より好ましくは3〜10回である。
なお、処理回数が多すぎると、処理回数の増加に見合っただけの洗浄効果が得られない虞がある。
本工程が行われる際の温度条件は特に制限されないが、好ましくは−80〜100℃であり、より好ましくは0〜50℃であり、さらに好ましくは0〜30℃である。かような範囲内の温度条件下にて接触工程を行うことで、ボラジン化合物が効率的に処理されうる。
本工程において用いられる有機溶媒の使用量も特に制限されないが、処理されるボラジン化合物中のB−H結合1モルに対して、好ましくは1.0〜10モルであり、より好ましくは1.0〜5.0モルであり、さらに好ましくは1.0〜2.0モルである。有機溶媒の使用量がかような範囲内の値であると、有機溶媒を無駄に消費することなくボラジン化合物を効率的に処理することができる。
本発明の処理方法においては、上述した接触工程終了後に、処理物に対して水を接触させて、処理物中に依然として含まれるボラジン化合物を加水分解する工程(以下、単に「加水分解工程」とも称する)を行うことが好ましい。当該工程においては、ボラジン化合物の加水分解によって水素が発生しうるが、上述した接触工程においてボラジン化合物の大部分は酸化されて他の化合物へと変換されていることから、ボラジン化合物の加水分解によって発生する水素の量はごくわずかである。従って、当該加水分解工程において発生する水素に起因して爆発が生じる虞はない。
加水分解工程において、処理物に水を接触させる際の具体的な形態は特に制限されず、上述した接触工程の欄において説明したのと同様の形態が採用されうる。例えば、処理物に接触させる水の量や、接触時間などは、処理物中に残存していると思われるボラジン化合物の量に応じて、適宜決定されうる。
なお、可能であれば、接触工程や必要に応じた加水分解工程は、所定のクリーン度(清浄度クラス)を有するクリーンルーム内において行われることが好ましい。本形態は、ボラジン化合物用装置がボラジン化合物保存用容器である場合に特に好適である。具体的には、本工程は、クラス10000よりも清浄なクリーンルーム内で行われることが好ましい。なお、本明細書において「クリーン度(清浄度クラス)」とは、FED−STD−209D(米国連邦規格、1988年)による値を採用するものとする。当該規格において、「クリーン度(清浄度クラス)」とは、1ft3あたりの0.5μm以上の粒径を有する粒子の個数として定義される。従って、例えば「クラス10000よりも清浄なクリーンルーム」とは、雰囲気中の0.5μm以上の粒径を有する粒子の個数が10000個/ft3以下のクリーンルームを意味する。なお、本工程は、クラス1000よりも清浄なクリーンルーム内で行われることがより好ましく、クラス100よりも清浄なクリーンルーム内で行われることがさらに好ましい。
以下、実施例および比較例を用いて本発明の実施の形態をより詳細に説明するが、本発明の技術的範囲は下記の形態のみには制限されない。
<実施例>
ボラジン化合物であるN,N’,N”−トリメチルボラジン(TMB)5.0g、および、TMB中のB−H結合を酸化開裂させうる有機溶媒であるアセトン10.0gを反応器中で1時間混合し、ボラジン化合物を処理した。次いで、反応系に10.0gの水を添加して反応を完結させた。
その後、反応液をGC−MSにより分析して、TMBの消失およびアセトンの還元により生成しうるイソプロピルアルコールの生成を確認した。また、ガス検知管(北側式、型式137U)によって、反応中の水素の発生は確認されなかった。なお、GC−MSの測定条件は以下の通りである。
[GC−MSの測定条件]
装置:サーモエレクトロン株式会社製 POLARIS Q
カラム:ジーエルサイエンス株式会社製 TC−WAX
長さ:30m、内径:0.25mm、膜厚:0.25μm
キャリアガス:窒素
キャリアガス流量:1.0mL/分
試料注入温度:250℃
カラム温度:40℃(5分)→15℃/分の昇温速度で230℃まで昇温
保持時間:2.18分(イソプロピルアルコール)

<比較例>
ボラジン化合物であるN,N’,N”−トリメチルボラジン(TMB)5.0g、および、メタノール10.0gを反応器中で1時間混合し、ボラジン化合物を処理した。次いで、反応系に10.0gの水を添加して反応を完結させた。
その後、反応液をGC−MSにより分析して、TMBの消失を確認した。また、ガス検知管(北側式、型式137U)によって、反応中の水素の発生が確認された。
以上の実施例および比較例に示す結果から、本発明の処理方法によれば、所定の有機溶媒を用いてボラジン化合物を処理することにより、水素を発生させることなく、安全にボラジン化合物を処理可能であることが示される。

Claims (8)

  1. 下記化学式1:
    Figure 2008024679
    式中、R1は、それぞれ独立して水素原子またはアルキル基であり、R2は、それぞれ独立して水素原子、アルキル基またはアルコキシ基であり、少なくとも1つのR2は、水素原子である、
    で表されるボラジン化合物と、前記ボラジン化合物中のB−H結合を酸化開裂させうる有機溶媒と、を接触させる接触工程を有する、ボラジン化合物の処理方法。
  2. 前記R1のすべてがアルキル基である、請求項1に記載の処理方法。
  3. 前記アルキル基がメチル基である、請求項2に記載の処理方法。
  4. 前記有機溶媒が、ケトン類、アルデヒド類、エステル類、カルボン酸類、アミド類、およびニトリル類からなる群から選択される1種または2種以上である、請求項1〜3のいずれか1項に記載の処理方法。
  5. 前記有機溶媒がアセトンである、請求項4に記載の処理方法。
  6. 前記接触工程において用いられる前記有機溶媒の使用量が、前記ボラジン化合物中のB−H結合1モルに対して1.0〜10モルである、請求項1〜5のいずれか1項に記載の処理方法。
  7. 前記接触工程が、−80〜100℃の温度条件下にて行われる、請求項1〜6のいずれか1項に記載の処理方法。
  8. 前記接触工程終了後に、処理物に対して水を接触させて、処理物中に含まれるボラジン化合物を加水分解する加水分解工程をさらに有する、請求項1〜7のいずれか1項に記載の処理方法。
JP2006201686A 2006-07-25 2006-07-25 ボラジン化合物の処理方法 Expired - Fee Related JP4795153B2 (ja)

Priority Applications (1)

Application Number Priority Date Filing Date Title
JP2006201686A JP4795153B2 (ja) 2006-07-25 2006-07-25 ボラジン化合物の処理方法

Applications Claiming Priority (1)

Application Number Priority Date Filing Date Title
JP2006201686A JP4795153B2 (ja) 2006-07-25 2006-07-25 ボラジン化合物の処理方法

Publications (2)

Publication Number Publication Date
JP2008024679A true JP2008024679A (ja) 2008-02-07
JP4795153B2 JP4795153B2 (ja) 2011-10-19

Family

ID=39115683

Family Applications (1)

Application Number Title Priority Date Filing Date
JP2006201686A Expired - Fee Related JP4795153B2 (ja) 2006-07-25 2006-07-25 ボラジン化合物の処理方法

Country Status (1)

Country Link
JP (1) JP4795153B2 (ja)

Cited By (1)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP2013526475A (ja) * 2010-05-21 2013-06-24 エラクレス ボラザンの生成方法

Citations (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP2005167044A (ja) * 2003-12-04 2005-06-23 Mitsubishi Electric Corp 低誘電率膜の形成方法
JP2005162807A (ja) * 2003-12-01 2005-06-23 Mitsubishi Electric Corp 低誘電材料用組成物

Patent Citations (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP2005162807A (ja) * 2003-12-01 2005-06-23 Mitsubishi Electric Corp 低誘電材料用組成物
JP2005167044A (ja) * 2003-12-04 2005-06-23 Mitsubishi Electric Corp 低誘電率膜の形成方法

Cited By (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP2013526475A (ja) * 2010-05-21 2013-06-24 エラクレス ボラザンの生成方法
US9133036B2 (en) 2010-05-21 2015-09-15 Herakles Method for obtaining borazane, suitable for obtaining highly pure and very highly pure borazane

Also Published As

Publication number Publication date
JP4795153B2 (ja) 2011-10-19

Similar Documents

Publication Publication Date Title
TWI551576B (zh) Method for producing phenylacetamide compounds
JP6485456B2 (ja) γ,δ−不飽和アルコールの製造方法
JP4603613B2 (ja) 副生成物の少ないメチルグリシン−n,n−二酢酸−三アルカリ金属塩の製造方法
JP4795153B2 (ja) ボラジン化合物の処理方法
CN106029620A (zh) 2’-三氟甲基取代芳香族酮的制造方法
JP2010180176A (ja) ボラジン化合物用装置の洗浄方法、ボラジン化合物保存用容器、およびボラジン化合物の保存方法
CN210764338U (zh) 一种四氟化碳的合成装置
TWI261052B (en) Production process of high-purity ethanolamines
JP4795152B2 (ja) ボラジン化合物を用いた還元剤および還元方法
JP2006298884A (ja) 第3級アルコールの製造方法
JP5321414B2 (ja) ジメチルビニルシリルトリフラートの製造方法
JP4904032B2 (ja) 精製ボラジン化合物の製造方法
JP6163057B2 (ja) 水素化シラン化合物用装置の洗浄方法、およびこの方法により洗浄された水素化シラン化合物用装置
JP3871243B2 (ja) アルキルアダマンチルエステルの製造方法
JP3865113B2 (ja) クリーニングガス及びエッチングガス
EP0278845A2 (fr) Procédé de préparation d'hydroxybiphenyles
KR100744834B1 (ko) 함불소알콕시실란 유도체의 제조방법
JP2007277152A (ja) ボラジン化合物用装置の洗浄方法およびボラジン化合物用装置
JP2011168564A (ja) ジフルオロ酢酸エステルの製造方法
US7229601B2 (en) Ammonia reclamation system
CN111423306A (zh) 卤代环烯烃水解制备氢卤环烯烃的方法
JPH11181421A (ja) フッ化アンモニウムの付着した基体のクリーニング方法
JP4904126B2 (ja) 精製ボラジン化合物の製造方法、および精製ボラジン化合物
EP4685127A1 (en) Method for producing aromatic compound having fluoroalkyl group
JP2010222290A (ja) ボラジン化合物の充填方法

Legal Events

Date Code Title Description
A621 Written request for application examination

Free format text: JAPANESE INTERMEDIATE CODE: A621

Effective date: 20090220

A977 Report on retrieval

Free format text: JAPANESE INTERMEDIATE CODE: A971007

Effective date: 20110118

A131 Notification of reasons for refusal

Free format text: JAPANESE INTERMEDIATE CODE: A131

Effective date: 20110125

A521 Written amendment

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20110323

TRDD Decision of grant or rejection written
A01 Written decision to grant a patent or to grant a registration (utility model)

Free format text: JAPANESE INTERMEDIATE CODE: A01

Effective date: 20110705

A01 Written decision to grant a patent or to grant a registration (utility model)

Free format text: JAPANESE INTERMEDIATE CODE: A01

A61 First payment of annual fees (during grant procedure)

Free format text: JAPANESE INTERMEDIATE CODE: A61

Effective date: 20110727

R150 Certificate of patent or registration of utility model

Ref document number: 4795153

Country of ref document: JP

Free format text: JAPANESE INTERMEDIATE CODE: R150

Free format text: JAPANESE INTERMEDIATE CODE: R150

FPAY Renewal fee payment (event date is renewal date of database)

Free format text: PAYMENT UNTIL: 20140805

Year of fee payment: 3

LAPS Cancellation because of no payment of annual fees