JP2008531702A - 抗菌活性を有する半合成グリコペプチド - Google Patents
抗菌活性を有する半合成グリコペプチド Download PDFInfo
- Publication number
- JP2008531702A JP2008531702A JP2007558127A JP2007558127A JP2008531702A JP 2008531702 A JP2008531702 A JP 2008531702A JP 2007558127 A JP2007558127 A JP 2007558127A JP 2007558127 A JP2007558127 A JP 2007558127A JP 2008531702 A JP2008531702 A JP 2008531702A
- Authority
- JP
- Japan
- Prior art keywords
- group
- substituted
- alkyl
- aryl
- amino
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
- DQJCDTNMLBYVAY-ZXXIYAEKSA-N (2S,5R,10R,13R)-16-{[(2R,3S,4R,5R)-3-{[(2S,3R,4R,5S,6R)-3-acetamido-4,5-dihydroxy-6-(hydroxymethyl)oxan-2-yl]oxy}-5-(ethylamino)-6-hydroxy-2-(hydroxymethyl)oxan-4-yl]oxy}-5-(4-aminobutyl)-10-carbamoyl-2,13-dimethyl-4,7,12,15-tetraoxo-3,6,11,14-tetraazaheptadecan-1-oic acid Chemical compound NCCCC[C@H](C(=O)N[C@@H](C)C(O)=O)NC(=O)CC[C@H](C(N)=O)NC(=O)[C@@H](C)NC(=O)C(C)O[C@@H]1[C@@H](NCC)C(O)O[C@H](CO)[C@H]1O[C@H]1[C@H](NC(C)=O)[C@@H](O)[C@H](O)[C@@H](CO)O1 DQJCDTNMLBYVAY-ZXXIYAEKSA-N 0.000 title claims description 8
- 108010015899 Glycopeptides Proteins 0.000 title abstract description 19
- 102000002068 Glycopeptides Human genes 0.000 title abstract description 19
- 230000000844 anti-bacterial effect Effects 0.000 title abstract description 15
- 125000000217 alkyl group Chemical group 0.000 claims abstract description 52
- -1 A82846B Chemical compound 0.000 claims abstract description 48
- MYPYJXKWCTUITO-LYRMYLQWSA-N vancomycin Chemical compound O([C@@H]1[C@@H](O)[C@H](O)[C@@H](CO)O[C@H]1OC1=C2C=C3C=C1OC1=CC=C(C=C1Cl)[C@@H](O)[C@H](C(N[C@@H](CC(N)=O)C(=O)N[C@H]3C(=O)N[C@H]1C(=O)N[C@H](C(N[C@@H](C3=CC(O)=CC(O)=C3C=3C(O)=CC=C1C=3)C(O)=O)=O)[C@H](O)C1=CC=C(C(=C1)Cl)O2)=O)NC(=O)[C@@H](CC(C)C)NC)[C@H]1C[C@](C)(N)[C@H](O)[C@H](C)O1 MYPYJXKWCTUITO-LYRMYLQWSA-N 0.000 claims abstract description 34
- UECIPBUIMXSXEI-BNSVOVDNSA-N eremomycin Chemical compound O([C@@H]1C2=CC=C(C=C2)OC=2C=C3C=C(C=2O[C@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H](CO)O2)O[C@@H]2O[C@@H](C)[C@H](O)[C@@](C)(N)C2)OC2=CC=C(C=C2Cl)[C@@H](O)[C@H](C(N[C@@H](CC(N)=O)C(=O)N[C@H]3C(=O)N[C@H]2C(=O)N[C@@H]1C(N[C@@H](C1=CC(O)=CC(O)=C1C=1C(O)=CC=C2C=1)C(O)=O)=O)=O)NC(=O)[C@@H](CC(C)C)NC)[C@H]1C[C@](C)(N)[C@@H](O)[C@H](C)O1 UECIPBUIMXSXEI-BNSVOVDNSA-N 0.000 claims abstract description 29
- MYPYJXKWCTUITO-UHFFFAOYSA-N vancomycin Natural products O1C(C(=C2)Cl)=CC=C2C(O)C(C(NC(C2=CC(O)=CC(O)=C2C=2C(O)=CC=C3C=2)C(O)=O)=O)NC(=O)C3NC(=O)C2NC(=O)C(CC(N)=O)NC(=O)C(NC(=O)C(CC(C)C)NC)C(O)C(C=C3Cl)=CC=C3OC3=CC2=CC1=C3OC1OC(CO)C(O)C(O)C1OC1CC(C)(N)C(O)C(C)O1 MYPYJXKWCTUITO-UHFFFAOYSA-N 0.000 claims abstract description 27
- 108010059993 Vancomycin Proteins 0.000 claims abstract description 26
- 229960003165 vancomycin Drugs 0.000 claims abstract description 26
- 125000003277 amino group Chemical group 0.000 claims abstract description 21
- 150000001413 amino acids Chemical class 0.000 claims abstract description 20
- 108010013356 eremomycin Proteins 0.000 claims abstract description 18
- UECIPBUIMXSXEI-UHFFFAOYSA-N eremomycin Natural products C=1C2=CC=C(O)C=1C1=C(O)C=C(O)C=C1C(C(O)=O)NC(=O)C1NC(=O)C2NC(=O)C2NC(=O)C(CC(N)=O)NC(=O)C(NC(=O)C(CC(C)C)NC)C(O)C(C=C3Cl)=CC=C3OC(C=3OC4C(C(O)C(O)C(CO)O4)OC4OC(C)C(O)C(C)(N)C4)=CC2=CC=3OC(C=C2)=CC=C2C1OC1CC(C)(N)C(O)C(C)O1 UECIPBUIMXSXEI-UHFFFAOYSA-N 0.000 claims abstract description 18
- 150000001408 amides Chemical class 0.000 claims abstract description 17
- 235000000346 sugar Nutrition 0.000 claims abstract description 17
- 239000002253 acid Substances 0.000 claims abstract description 16
- 108010053950 Teicoplanin Proteins 0.000 claims abstract description 10
- DDTDNCYHLGRFBM-YZEKDTGTSA-N chembl2367892 Chemical compound CC(=O)N[C@H]1[C@@H](O)[C@H](O)[C@H](CO)O[C@H]1O[C@@H]([C@H]1C(N[C@@H](C2=CC(O)=CC(O[C@@H]3[C@H]([C@H](O)[C@H](O)[C@@H](CO)O3)O)=C2C=2C(O)=CC=C(C=2)[C@@H](NC(=O)[C@@H]2NC(=O)[C@@H]3C=4C=C(O)C=C(C=4)OC=4C(O)=CC=C(C=4)[C@@H](N)C(=O)N[C@H](CC=4C=C(Cl)C(O5)=CC=4)C(=O)N3)C(=O)N1)C(O)=O)=O)C(C=C1Cl)=CC=C1OC1=C(O[C@H]3[C@H]([C@@H](O)[C@H](O)[C@H](CO)O3)NC(C)=O)C5=CC2=C1 DDTDNCYHLGRFBM-YZEKDTGTSA-N 0.000 claims abstract description 10
- 229960001608 teicoplanin Drugs 0.000 claims abstract description 10
- BEVDFPMXVNOQBI-AXNWEOKVSA-N (19R,22R,34S,37R,40R,52S)-64-[(2S,3R,4R,5S,6S)-3-amino-6-carboxy-4,5-dihydroxyoxan-2-yl]oxy-5,32-dichloro-2,26,31,49-tetrahydroxy-22-(methylamino)-21,35,38,54,56,59-hexaoxo-47-[(2R,3S,4S,5S,6R)-3,4,5-trihydroxy-6-(hydroxymethyl)oxan-2-yl]oxy-7,13,28-trioxa-20,36,39,53,55,58-hexazaundecacyclo[38.14.2.23,6.214,17.219,34.18,12.123,27.129,33.141,45.010,37.046,51]hexahexaconta-3,5,8,10,12(64),14(63),15,17(62),23(61),24,26,29(60),30,32,41,43,45(57),46(51),47,49,65-henicosaene-52-carboxylic acid Chemical compound CN[C@@H]1c2ccc(O)c(Oc3cc(O)c(Cl)c(c3)[C@@H]3NC(=O)[C@@H](Cc4ccc(Oc5cc6cc(Oc7ccc(cc7Cl)C(O)C7NC(=O)[C@H](NC(=O)[C@@H]6NC3=O)c3cccc(c3)-c3c(O[C@H]6O[C@H](CO)[C@@H](O)[C@H](O)[C@@H]6O)cc(O)cc3[C@H](NC7=O)C(O)=O)c5O[C@@H]3O[C@@H]([C@@H](O)[C@H](O)[C@H]3N)C(O)=O)cc4)NC1=O)c2 BEVDFPMXVNOQBI-AXNWEOKVSA-N 0.000 claims abstract description 9
- 125000002252 acyl group Chemical group 0.000 claims abstract description 9
- 230000010933 acylation Effects 0.000 claims abstract description 9
- 238000005917 acylation reaction Methods 0.000 claims abstract description 9
- 230000029936 alkylation Effects 0.000 claims abstract description 5
- 238000005804 alkylation reaction Methods 0.000 claims abstract description 5
- 150000001576 beta-amino acids Chemical class 0.000 claims abstract description 4
- 150000001875 compounds Chemical class 0.000 claims description 107
- 125000001072 heteroaryl group Chemical group 0.000 claims description 59
- 125000003118 aryl group Chemical group 0.000 claims description 57
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 36
- 238000000034 method Methods 0.000 claims description 34
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 claims description 30
- 229910052739 hydrogen Inorganic materials 0.000 claims description 29
- 239000001257 hydrogen Substances 0.000 claims description 26
- 125000003710 aryl alkyl group Chemical group 0.000 claims description 25
- 229910052757 nitrogen Inorganic materials 0.000 claims description 25
- 125000002877 alkyl aryl group Chemical group 0.000 claims description 24
- 125000004429 atom Chemical group 0.000 claims description 21
- 125000003107 substituted aryl group Chemical group 0.000 claims description 21
- 125000000592 heterocycloalkyl group Chemical group 0.000 claims description 20
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 claims description 19
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 17
- 125000001424 substituent group Chemical group 0.000 claims description 17
- 229910052717 sulfur Inorganic materials 0.000 claims description 17
- 125000003342 alkenyl group Chemical group 0.000 claims description 16
- 125000005842 heteroatom Chemical group 0.000 claims description 16
- 229910052760 oxygen Inorganic materials 0.000 claims description 16
- 125000000392 cycloalkenyl group Chemical group 0.000 claims description 15
- 229910052736 halogen Inorganic materials 0.000 claims description 15
- 150000002367 halogens Chemical class 0.000 claims description 15
- 150000003839 salts Chemical class 0.000 claims description 15
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims description 13
- 238000011282 treatment Methods 0.000 claims description 12
- 150000002148 esters Chemical class 0.000 claims description 10
- 125000000547 substituted alkyl group Chemical group 0.000 claims description 10
- 239000008194 pharmaceutical composition Substances 0.000 claims description 9
- PXQLVRUNWNTZOS-UHFFFAOYSA-N sulfanyl Chemical class [SH] PXQLVRUNWNTZOS-UHFFFAOYSA-N 0.000 claims description 9
- 125000003545 alkoxy group Chemical group 0.000 claims description 8
- 239000003937 drug carrier Substances 0.000 claims description 8
- 125000004104 aryloxy group Chemical group 0.000 claims description 7
- 239000012453 solvate Substances 0.000 claims description 7
- 241000124008 Mammalia Species 0.000 claims description 6
- 239000000651 prodrug Substances 0.000 claims description 6
- 229940002612 prodrug Drugs 0.000 claims description 6
- 125000005309 thioalkoxy group Chemical group 0.000 claims description 5
- 125000006584 (C3-C10) heterocycloalkyl group Chemical group 0.000 claims description 4
- KPPVNWGJXFMGAM-UUILKARUSA-N (e)-2-methyl-1-(6-methyl-3,4-dihydro-2h-quinolin-1-yl)but-2-en-1-one Chemical compound CC1=CC=C2N(C(=O)C(/C)=C/C)CCCC2=C1 KPPVNWGJXFMGAM-UUILKARUSA-N 0.000 claims description 4
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical group C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 claims description 4
- 125000006559 (C1-C3) alkylamino group Chemical group 0.000 claims description 3
- 125000005083 alkoxyalkoxy group Chemical group 0.000 claims description 3
- MYPYJXKWCTUITO-KIIOPKALSA-N chembl3301825 Chemical compound O([C@@H]1[C@@H](O)[C@H](O)[C@@H](CO)O[C@H]1OC1=C2C=C3C=C1OC1=CC=C(C=C1Cl)[C@@H](O)[C@H](C(N[C@@H](CC(N)=O)C(=O)N[C@H]3C(=O)N[C@H]1C(=O)N[C@H](C(N[C@H](C3=CC(O)=CC(O)=C3C=3C(O)=CC=C1C=3)C(O)=O)=O)[C@H](O)C1=CC=C(C(=C1)Cl)O2)=O)NC(=O)[C@@H](CC(C)C)NC)[C@H]1C[C@](C)(N)C(O)[C@H](C)O1 MYPYJXKWCTUITO-KIIOPKALSA-N 0.000 claims description 3
- 230000008569 process Effects 0.000 claims description 3
- 125000005415 substituted alkoxy group Chemical group 0.000 claims description 3
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 claims description 2
- 150000002431 hydrogen Chemical class 0.000 claims 3
- 230000004048 modification Effects 0.000 abstract description 15
- 238000012986 modification Methods 0.000 abstract description 15
- 238000006243 chemical reaction Methods 0.000 abstract description 8
- 150000002678 macrocyclic compounds Chemical class 0.000 abstract description 2
- 239000000203 mixture Substances 0.000 description 55
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 51
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 45
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 45
- 230000002829 reductive effect Effects 0.000 description 33
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 25
- 238000003786 synthesis reaction Methods 0.000 description 21
- 239000007787 solid Substances 0.000 description 20
- 230000015572 biosynthetic process Effects 0.000 description 19
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 18
- 125000004435 hydrogen atom Chemical class [H]* 0.000 description 18
- 229940024606 amino acid Drugs 0.000 description 17
- 235000001014 amino acid Nutrition 0.000 description 17
- 238000009472 formulation Methods 0.000 description 17
- 239000011541 reaction mixture Substances 0.000 description 16
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 15
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 15
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 14
- 150000001412 amines Chemical group 0.000 description 14
- NMHMNPHRMNGLLB-UHFFFAOYSA-N phloretic acid Chemical compound OC(=O)CCC1=CC=C(O)C=C1 NMHMNPHRMNGLLB-UHFFFAOYSA-N 0.000 description 14
- 239000000741 silica gel Substances 0.000 description 14
- 229910002027 silica gel Inorganic materials 0.000 description 14
- 239000000243 solution Substances 0.000 description 14
- 230000000694 effects Effects 0.000 description 13
- 238000003756 stirring Methods 0.000 description 13
- 239000003814 drug Substances 0.000 description 12
- 229940079593 drug Drugs 0.000 description 12
- 238000002360 preparation method Methods 0.000 description 12
- 239000000443 aerosol Substances 0.000 description 11
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 10
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 10
- 208000035143 Bacterial infection Diseases 0.000 description 9
- 208000022362 bacterial infectious disease Diseases 0.000 description 9
- 239000000546 pharmaceutical excipient Substances 0.000 description 9
- 239000002904 solvent Substances 0.000 description 9
- 125000004642 (C1-C12) alkoxy group Chemical group 0.000 description 8
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 8
- 125000003282 alkyl amino group Chemical group 0.000 description 8
- 125000002619 bicyclic group Chemical group 0.000 description 8
- 239000000460 chlorine Substances 0.000 description 8
- 239000000843 powder Substances 0.000 description 8
- 125000006239 protecting group Chemical group 0.000 description 8
- 229910052799 carbon Inorganic materials 0.000 description 7
- 125000004432 carbon atom Chemical group C* 0.000 description 7
- 239000007795 chemical reaction product Substances 0.000 description 7
- 125000004663 dialkyl amino group Chemical group 0.000 description 7
- 239000012044 organic layer Substances 0.000 description 7
- 239000000047 product Substances 0.000 description 7
- 125000003088 (fluoren-9-ylmethoxy)carbonyl group Chemical group 0.000 description 6
- ADFXKUOMJKEIND-UHFFFAOYSA-N 1,3-dicyclohexylurea Chemical compound C1CCCCC1NC(=O)NC1CCCCC1 ADFXKUOMJKEIND-UHFFFAOYSA-N 0.000 description 6
- 210000003123 bronchiole Anatomy 0.000 description 6
- 239000008101 lactose Substances 0.000 description 6
- 239000007788 liquid Substances 0.000 description 6
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 6
- 239000006199 nebulizer Substances 0.000 description 6
- 229920001223 polyethylene glycol Polymers 0.000 description 6
- 239000002244 precipitate Substances 0.000 description 6
- 229920006395 saturated elastomer Polymers 0.000 description 6
- MBVFRSJFKMJRHA-UHFFFAOYSA-N 4-fluoro-1-benzofuran-7-carbaldehyde Chemical compound FC1=CC=C(C=O)C2=C1C=CO2 MBVFRSJFKMJRHA-UHFFFAOYSA-N 0.000 description 5
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 5
- 241000894006 Bacteria Species 0.000 description 5
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 5
- 239000004471 Glycine Substances 0.000 description 5
- 241001465754 Metazoa Species 0.000 description 5
- 229920002472 Starch Polymers 0.000 description 5
- 238000010521 absorption reaction Methods 0.000 description 5
- 125000004453 alkoxycarbonyl group Chemical group 0.000 description 5
- 239000003242 anti bacterial agent Substances 0.000 description 5
- 239000012223 aqueous fraction Substances 0.000 description 5
- 230000008901 benefit Effects 0.000 description 5
- 239000002775 capsule Substances 0.000 description 5
- 150000003857 carboxamides Chemical class 0.000 description 5
- 239000003795 chemical substances by application Substances 0.000 description 5
- 238000000576 coating method Methods 0.000 description 5
- 238000001914 filtration Methods 0.000 description 5
- 125000001188 haloalkyl group Chemical group 0.000 description 5
- 238000004519 manufacturing process Methods 0.000 description 5
- 239000000463 material Substances 0.000 description 5
- 125000002950 monocyclic group Chemical group 0.000 description 5
- 231100000252 nontoxic Toxicity 0.000 description 5
- 230000003000 nontoxic effect Effects 0.000 description 5
- 239000003208 petroleum Substances 0.000 description 5
- 239000006187 pill Substances 0.000 description 5
- 235000019698 starch Nutrition 0.000 description 5
- 239000003826 tablet Substances 0.000 description 5
- 239000001993 wax Substances 0.000 description 5
- PUPZLCDOIYMWBV-UHFFFAOYSA-N (+/-)-1,3-Butanediol Chemical compound CC(O)CCO PUPZLCDOIYMWBV-UHFFFAOYSA-N 0.000 description 4
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 4
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical group N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 4
- QNAYBMKLOCPYGJ-UHFFFAOYSA-N D-alpha-Ala Natural products CC([NH3+])C([O-])=O QNAYBMKLOCPYGJ-UHFFFAOYSA-N 0.000 description 4
- QNAYBMKLOCPYGJ-REOHCLBHSA-N L-alanine Chemical compound C[C@H](N)C(O)=O QNAYBMKLOCPYGJ-REOHCLBHSA-N 0.000 description 4
- NQTADLQHYWFPDB-UHFFFAOYSA-N N-Hydroxysuccinimide Chemical compound ON1C(=O)CCC1=O NQTADLQHYWFPDB-UHFFFAOYSA-N 0.000 description 4
- 229930006000 Sucrose Natural products 0.000 description 4
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 4
- 235000010443 alginic acid Nutrition 0.000 description 4
- 229920000615 alginic acid Polymers 0.000 description 4
- 150000003862 amino acid derivatives Chemical class 0.000 description 4
- 239000002585 base Substances 0.000 description 4
- 239000000872 buffer Substances 0.000 description 4
- 229910052801 chlorine Inorganic materials 0.000 description 4
- 238000004587 chromatography analysis Methods 0.000 description 4
- 239000013078 crystal Substances 0.000 description 4
- 125000004122 cyclic group Chemical group 0.000 description 4
- 239000000945 filler Substances 0.000 description 4
- 229910052731 fluorine Inorganic materials 0.000 description 4
- 125000001183 hydrocarbyl group Chemical group 0.000 description 4
- 239000003701 inert diluent Substances 0.000 description 4
- 229910052740 iodine Inorganic materials 0.000 description 4
- 239000008263 liquid aerosol Substances 0.000 description 4
- 239000011259 mixed solution Substances 0.000 description 4
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 4
- 239000003921 oil Substances 0.000 description 4
- 235000019198 oils Nutrition 0.000 description 4
- 150000002923 oximes Chemical class 0.000 description 4
- 239000002245 particle Substances 0.000 description 4
- 238000000746 purification Methods 0.000 description 4
- 125000006413 ring segment Chemical group 0.000 description 4
- 239000005720 sucrose Substances 0.000 description 4
- 239000000454 talc Substances 0.000 description 4
- 229910052623 talc Inorganic materials 0.000 description 4
- 235000012222 talc Nutrition 0.000 description 4
- 239000000080 wetting agent Substances 0.000 description 4
- DEVSOMFAQLZNKR-RJRFIUFISA-N (z)-3-[3-[3,5-bis(trifluoromethyl)phenyl]-1,2,4-triazol-1-yl]-n'-pyrazin-2-ylprop-2-enehydrazide Chemical compound FC(F)(F)C1=CC(C(F)(F)F)=CC(C2=NN(\C=C/C(=O)NNC=3N=CC=NC=3)C=N2)=C1 DEVSOMFAQLZNKR-RJRFIUFISA-N 0.000 description 3
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 3
- WSFSSNUMVMOOMR-UHFFFAOYSA-N Formaldehyde Chemical compound O=C WSFSSNUMVMOOMR-UHFFFAOYSA-N 0.000 description 3
- 206010020751 Hypersensitivity Diseases 0.000 description 3
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 3
- QNAYBMKLOCPYGJ-UWTATZPHSA-N L-Alanine Natural products C[C@@H](N)C(O)=O QNAYBMKLOCPYGJ-UWTATZPHSA-N 0.000 description 3
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 3
- AHLPHDHHMVZTML-UHFFFAOYSA-N Orn-delta-NH2 Natural products NCCCC(N)C(O)=O AHLPHDHHMVZTML-UHFFFAOYSA-N 0.000 description 3
- OFOBLEOULBTSOW-UHFFFAOYSA-N Propanedioic acid Natural products OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 3
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 3
- KDYFGRWQOYBRFD-UHFFFAOYSA-N Succinic acid Natural products OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 3
- 229960003767 alanine Drugs 0.000 description 3
- 239000000783 alginic acid Substances 0.000 description 3
- 229960001126 alginic acid Drugs 0.000 description 3
- 150000004781 alginic acids Chemical class 0.000 description 3
- 229940088710 antibiotic agent Drugs 0.000 description 3
- 230000003115 biocidal effect Effects 0.000 description 3
- 229910052794 bromium Inorganic materials 0.000 description 3
- 150000001717 carbocyclic compounds Chemical class 0.000 description 3
- 229920002678 cellulose Polymers 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 229940110456 cocoa butter Drugs 0.000 description 3
- 235000019868 cocoa butter Nutrition 0.000 description 3
- 239000002552 dosage form Substances 0.000 description 3
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 3
- 239000000499 gel Substances 0.000 description 3
- 239000008187 granular material Substances 0.000 description 3
- 238000001727 in vivo Methods 0.000 description 3
- 150000002500 ions Chemical class 0.000 description 3
- 230000007794 irritation Effects 0.000 description 3
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 3
- 239000000314 lubricant Substances 0.000 description 3
- 235000019359 magnesium stearate Nutrition 0.000 description 3
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 3
- 239000002674 ointment Substances 0.000 description 3
- 229920000642 polymer Polymers 0.000 description 3
- 239000003380 propellant Substances 0.000 description 3
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 3
- 238000005932 reductive alkylation reaction Methods 0.000 description 3
- 238000010898 silica gel chromatography Methods 0.000 description 3
- 235000012239 silicon dioxide Nutrition 0.000 description 3
- 239000008247 solid mixture Substances 0.000 description 3
- 239000008107 starch Substances 0.000 description 3
- 239000007858 starting material Substances 0.000 description 3
- 238000006467 substitution reaction Methods 0.000 description 3
- 239000000829 suppository Substances 0.000 description 3
- 239000000725 suspension Substances 0.000 description 3
- 125000004001 thioalkyl group Chemical group 0.000 description 3
- 231100000419 toxicity Toxicity 0.000 description 3
- 230000001988 toxicity Effects 0.000 description 3
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 3
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 description 2
- VBICKXHEKHSIBG-UHFFFAOYSA-N 1-monostearoylglycerol Chemical compound CCCCCCCCCCCCCCCCCC(=O)OCC(O)CO VBICKXHEKHSIBG-UHFFFAOYSA-N 0.000 description 2
- 229920001817 Agar Polymers 0.000 description 2
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 2
- 241000416162 Astragalus gummifer Species 0.000 description 2
- VTYYLEPIZMXCLO-UHFFFAOYSA-L Calcium carbonate Chemical compound [Ca+2].[O-]C([O-])=O VTYYLEPIZMXCLO-UHFFFAOYSA-L 0.000 description 2
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 2
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 2
- 108010010803 Gelatin Proteins 0.000 description 2
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 2
- 239000004705 High-molecular-weight polyethylene Substances 0.000 description 2
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 2
- 229910019142 PO4 Inorganic materials 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 2
- 239000002202 Polyethylene glycol Substances 0.000 description 2
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 2
- DBMJMQXJHONAFJ-UHFFFAOYSA-M Sodium laurylsulphate Chemical compound [Na+].CCCCCCCCCCCCOS([O-])(=O)=O DBMJMQXJHONAFJ-UHFFFAOYSA-M 0.000 description 2
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical group [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- 229920001615 Tragacanth Polymers 0.000 description 2
- XLOMVQKBTHCTTD-UHFFFAOYSA-N Zinc monoxide Chemical compound [Zn]=O XLOMVQKBTHCTTD-UHFFFAOYSA-N 0.000 description 2
- 239000004480 active ingredient Substances 0.000 description 2
- 239000002671 adjuvant Substances 0.000 description 2
- 239000008272 agar Substances 0.000 description 2
- 235000010419 agar Nutrition 0.000 description 2
- 150000001299 aldehydes Chemical class 0.000 description 2
- 208000030961 allergic reaction Diseases 0.000 description 2
- BHELZAPQIKSEDF-UHFFFAOYSA-N allyl bromide Chemical compound BrCC=C BHELZAPQIKSEDF-UHFFFAOYSA-N 0.000 description 2
- WNROFYMDJYEPJX-UHFFFAOYSA-K aluminium hydroxide Chemical compound [OH-].[OH-].[OH-].[Al+3] WNROFYMDJYEPJX-UHFFFAOYSA-K 0.000 description 2
- 230000009435 amidation Effects 0.000 description 2
- 238000007112 amidation reaction Methods 0.000 description 2
- 230000000845 anti-microbial effect Effects 0.000 description 2
- 230000001580 bacterial effect Effects 0.000 description 2
- 235000012216 bentonite Nutrition 0.000 description 2
- SESFRYSPDFLNCH-UHFFFAOYSA-N benzyl benzoate Chemical compound C=1C=CC=CC=1C(=O)OCC1=CC=CC=C1 SESFRYSPDFLNCH-UHFFFAOYSA-N 0.000 description 2
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 2
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 2
- 229920002988 biodegradable polymer Polymers 0.000 description 2
- 239000004621 biodegradable polymer Substances 0.000 description 2
- 230000037396 body weight Effects 0.000 description 2
- 206010006451 bronchitis Diseases 0.000 description 2
- 235000019437 butane-1,3-diol Nutrition 0.000 description 2
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 2
- 239000001768 carboxy methyl cellulose Substances 0.000 description 2
- 239000000969 carrier Substances 0.000 description 2
- 239000001913 cellulose Substances 0.000 description 2
- 235000010980 cellulose Nutrition 0.000 description 2
- 239000003153 chemical reaction reagent Substances 0.000 description 2
- 238000004440 column chromatography Methods 0.000 description 2
- 235000012343 cottonseed oil Nutrition 0.000 description 2
- 239000002385 cottonseed oil Substances 0.000 description 2
- 239000006071 cream Substances 0.000 description 2
- 235000014113 dietary fatty acids Nutrition 0.000 description 2
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 description 2
- 239000003085 diluting agent Substances 0.000 description 2
- 201000010099 disease Diseases 0.000 description 2
- 230000006806 disease prevention Effects 0.000 description 2
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 2
- MOTZDAYCYVMXPC-UHFFFAOYSA-N dodecyl hydrogen sulfate Chemical compound CCCCCCCCCCCCOS(O)(=O)=O MOTZDAYCYVMXPC-UHFFFAOYSA-N 0.000 description 2
- 229940043264 dodecyl sulfate Drugs 0.000 description 2
- 239000008298 dragée Substances 0.000 description 2
- 239000003480 eluent Substances 0.000 description 2
- 238000010828 elution Methods 0.000 description 2
- 239000003995 emulsifying agent Substances 0.000 description 2
- 239000000839 emulsion Substances 0.000 description 2
- 239000003623 enhancer Substances 0.000 description 2
- 238000009505 enteric coating Methods 0.000 description 2
- 239000002702 enteric coating Substances 0.000 description 2
- 125000004185 ester group Chemical group 0.000 description 2
- MMXKVMNBHPAILY-UHFFFAOYSA-N ethyl laurate Chemical compound CCCCCCCCCCCC(=O)OCC MMXKVMNBHPAILY-UHFFFAOYSA-N 0.000 description 2
- 238000011156 evaluation Methods 0.000 description 2
- 239000000194 fatty acid Substances 0.000 description 2
- 229930195729 fatty acid Natural products 0.000 description 2
- 239000000796 flavoring agent Substances 0.000 description 2
- 239000012634 fragment Substances 0.000 description 2
- 230000006870 function Effects 0.000 description 2
- 239000008273 gelatin Substances 0.000 description 2
- 229920000159 gelatin Polymers 0.000 description 2
- 239000007903 gelatin capsule Substances 0.000 description 2
- 235000019322 gelatine Nutrition 0.000 description 2
- 235000011852 gelatine desserts Nutrition 0.000 description 2
- 239000008103 glucose Substances 0.000 description 2
- 235000011187 glycerol Nutrition 0.000 description 2
- 125000003630 glycyl group Chemical group [H]N([H])C([H])([H])C(*)=O 0.000 description 2
- 125000005843 halogen group Chemical group 0.000 description 2
- 238000004128 high performance liquid chromatography Methods 0.000 description 2
- 208000015181 infectious disease Diseases 0.000 description 2
- 239000004615 ingredient Substances 0.000 description 2
- 230000002401 inhibitory effect Effects 0.000 description 2
- 229940102223 injectable solution Drugs 0.000 description 2
- 210000000936 intestine Anatomy 0.000 description 2
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 2
- 150000002576 ketones Chemical group 0.000 description 2
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 2
- 239000004530 micro-emulsion Substances 0.000 description 2
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 125000001280 n-hexyl group Chemical group C(CCCCC)* 0.000 description 2
- 125000001971 neopentyl group Chemical group [H]C([*])([H])C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- 239000000346 nonvolatile oil Substances 0.000 description 2
- ZQPPMHVWECSIRJ-KTKRTIGZSA-N oleic acid Chemical compound CCCCCCCC\C=C/CCCCCCCC(O)=O ZQPPMHVWECSIRJ-KTKRTIGZSA-N 0.000 description 2
- 239000004006 olive oil Substances 0.000 description 2
- 235000008390 olive oil Nutrition 0.000 description 2
- 239000003605 opacifier Substances 0.000 description 2
- 150000007524 organic acids Chemical class 0.000 description 2
- 125000004430 oxygen atom Chemical group O* 0.000 description 2
- 239000006072 paste Substances 0.000 description 2
- VLTRZXGMWDSKGL-UHFFFAOYSA-N perchloric acid Chemical compound OCl(=O)(=O)=O VLTRZXGMWDSKGL-UHFFFAOYSA-N 0.000 description 2
- 235000021317 phosphate Nutrition 0.000 description 2
- 239000003910 polypeptide antibiotic agent Substances 0.000 description 2
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 2
- 239000003755 preservative agent Substances 0.000 description 2
- 150000003141 primary amines Chemical class 0.000 description 2
- 239000008159 sesame oil Substances 0.000 description 2
- 235000011803 sesame oil Nutrition 0.000 description 2
- RMAQACBXLXPBSY-UHFFFAOYSA-N silicic acid Chemical compound O[Si](O)(O)O RMAQACBXLXPBSY-UHFFFAOYSA-N 0.000 description 2
- 235000019333 sodium laurylsulphate Nutrition 0.000 description 2
- 239000007909 solid dosage form Substances 0.000 description 2
- 125000006850 spacer group Chemical group 0.000 description 2
- 239000007921 spray Substances 0.000 description 2
- 239000000126 substance Substances 0.000 description 2
- 239000000375 suspending agent Substances 0.000 description 2
- 239000003765 sweetening agent Substances 0.000 description 2
- 230000002194 synthesizing effect Effects 0.000 description 2
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- 230000000699 topical effect Effects 0.000 description 2
- 235000010487 tragacanth Nutrition 0.000 description 2
- 239000000196 tragacanth Substances 0.000 description 2
- 229940116362 tragacanth Drugs 0.000 description 2
- LSPHULWDVZXLIL-UHFFFAOYSA-N (+/-)-Camphoric acid Chemical compound CC1(C)C(C(O)=O)CCC1(C)C(O)=O LSPHULWDVZXLIL-UHFFFAOYSA-N 0.000 description 1
- 125000004400 (C1-C12) alkyl group Chemical group 0.000 description 1
- 125000006273 (C1-C3) alkyl group Chemical group 0.000 description 1
- 125000004191 (C1-C6) alkoxy group Chemical group 0.000 description 1
- WRIDQFICGBMAFQ-UHFFFAOYSA-N (E)-8-Octadecenoic acid Natural products CCCCCCCCCC=CCCCCCCC(O)=O WRIDQFICGBMAFQ-UHFFFAOYSA-N 0.000 description 1
- 229940058015 1,3-butylene glycol Drugs 0.000 description 1
- PVOAHINGSUIXLS-UHFFFAOYSA-N 1-Methylpiperazine Chemical compound CN1CCNCC1 PVOAHINGSUIXLS-UHFFFAOYSA-N 0.000 description 1
- KMEKJUFLHHAUKR-UHFFFAOYSA-N 1-adamantylhydrazine Chemical class C1C(C2)CC3CC2CC1(NN)C3 KMEKJUFLHHAUKR-UHFFFAOYSA-N 0.000 description 1
- YBYIRNPNPLQARY-UHFFFAOYSA-N 1H-indene Natural products C1=CC=C2CC=CC2=C1 YBYIRNPNPLQARY-UHFFFAOYSA-N 0.000 description 1
- 229940080296 2-naphthalenesulfonate Drugs 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- LQJBNNIYVWPHFW-UHFFFAOYSA-N 20:1omega9c fatty acid Natural products CCCCCCCCCCC=CCCCCCCCC(O)=O LQJBNNIYVWPHFW-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- ZRPLANDPDWYOMZ-UHFFFAOYSA-N 3-cyclopentylpropionic acid Chemical compound OC(=O)CCC1CCCC1 ZRPLANDPDWYOMZ-UHFFFAOYSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-M 3-phenylpropionate Chemical compound [O-]C(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-M 0.000 description 1
- FHVDTGUDJYJELY-UHFFFAOYSA-N 6-{[2-carboxy-4,5-dihydroxy-6-(phosphanyloxy)oxan-3-yl]oxy}-4,5-dihydroxy-3-phosphanyloxane-2-carboxylic acid Chemical compound O1C(C(O)=O)C(P)C(O)C(O)C1OC1C(C(O)=O)OC(OP)C(O)C1O FHVDTGUDJYJELY-UHFFFAOYSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- QSBYPNXLFMSGKH-UHFFFAOYSA-N 9-Heptadecensaeure Natural products CCCCCCCC=CCCCCCCCC(O)=O QSBYPNXLFMSGKH-UHFFFAOYSA-N 0.000 description 1
- 244000215068 Acacia senegal Species 0.000 description 1
- TWCMVXMQHSVIOJ-UHFFFAOYSA-N Aglycone of yadanzioside D Natural products COC(=O)C12OCC34C(CC5C(=CC(O)C(O)C5(C)C3C(O)C1O)C)OC(=O)C(OC(=O)C)C24 TWCMVXMQHSVIOJ-UHFFFAOYSA-N 0.000 description 1
- 239000005995 Aluminium silicate Substances 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 1
- PLMKQQMDOMTZGG-UHFFFAOYSA-N Astrantiagenin E-methylester Natural products CC12CCC(O)C(C)(CO)C1CCC1(C)C2CC=C2C3CC(C)(C)CCC3(C(=O)OC)CCC21C PLMKQQMDOMTZGG-UHFFFAOYSA-N 0.000 description 1
- BTBUEUYNUDRHOZ-UHFFFAOYSA-N Borate Chemical compound [O-]B([O-])[O-] BTBUEUYNUDRHOZ-UHFFFAOYSA-N 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- 206010006458 Bronchitis chronic Diseases 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-M Butyrate Chemical compound CCCC([O-])=O FERIUCNNQQJTOY-UHFFFAOYSA-M 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Natural products CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 1
- JGLMVXWAHNTPRF-CMDGGOBGSA-N CCN1N=C(C)C=C1C(=O)NC1=NC2=CC(=CC(OC)=C2N1C\C=C\CN1C(NC(=O)C2=CC(C)=NN2CC)=NC2=CC(=CC(OCCCN3CCOCC3)=C12)C(N)=O)C(N)=O Chemical compound CCN1N=C(C)C=C1C(=O)NC1=NC2=CC(=CC(OC)=C2N1C\C=C\CN1C(NC(=O)C2=CC(C)=NN2CC)=NC2=CC(=CC(OCCCN3CCOCC3)=C12)C(N)=O)C(N)=O JGLMVXWAHNTPRF-CMDGGOBGSA-N 0.000 description 1
- PKMUHQIDVVOXHQ-HXUWFJFHSA-N C[C@H](C1=CC(C2=CC=C(CNC3CCCC3)S2)=CC=C1)NC(C1=C(C)C=CC(NC2CNC2)=C1)=O Chemical compound C[C@H](C1=CC(C2=CC=C(CNC3CCCC3)S2)=CC=C1)NC(C1=C(C)C=CC(NC2CNC2)=C1)=O PKMUHQIDVVOXHQ-HXUWFJFHSA-N 0.000 description 1
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- 239000004215 Carbon black (E152) Substances 0.000 description 1
- 229920002134 Carboxymethyl cellulose Polymers 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- 229920002261 Corn starch Polymers 0.000 description 1
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 1
- RGHNJXZEOKUKBD-SQOUGZDYSA-M D-gluconate Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C([O-])=O RGHNJXZEOKUKBD-SQOUGZDYSA-M 0.000 description 1
- 235000019739 Dicalciumphosphate Nutrition 0.000 description 1
- DKMROQRQHGEIOW-UHFFFAOYSA-N Diethyl succinate Chemical compound CCOC(=O)CCC(=O)OCC DKMROQRQHGEIOW-UHFFFAOYSA-N 0.000 description 1
- LVGKNOAMLMIIKO-UHFFFAOYSA-N Elaidinsaeure-aethylester Natural products CCCCCCCCC=CCCCCCCCC(=O)OCC LVGKNOAMLMIIKO-UHFFFAOYSA-N 0.000 description 1
- 241000194032 Enterococcus faecalis Species 0.000 description 1
- 239000001856 Ethyl cellulose Substances 0.000 description 1
- ZZSNKZQZMQGXPY-UHFFFAOYSA-N Ethyl cellulose Chemical compound CCOCC1OC(OC)C(OCC)C(OCC)C1OC1C(O)C(O)C(OC)C(CO)O1 ZZSNKZQZMQGXPY-UHFFFAOYSA-N 0.000 description 1
- 241000192125 Firmicutes Species 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- BDAGIHXWWSANSR-UHFFFAOYSA-M Formate Chemical compound [O-]C=O BDAGIHXWWSANSR-UHFFFAOYSA-M 0.000 description 1
- BDAGIHXWWSANSR-UHFFFAOYSA-N Formic acid Chemical class OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 1
- AEMRFAOFKBGASW-UHFFFAOYSA-N Glycolic acid Polymers OCC(O)=O AEMRFAOFKBGASW-UHFFFAOYSA-N 0.000 description 1
- 229920000084 Gum arabic Polymers 0.000 description 1
- 241000282412 Homo Species 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- 229930194542 Keto Natural products 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- COLNVLDHVKWLRT-QMMMGPOBSA-N L-phenylalanine Chemical compound OC(=O)[C@@H](N)CC1=CC=CC=C1 COLNVLDHVKWLRT-QMMMGPOBSA-N 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 1
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-L Malonate Chemical compound [O-]C(=O)CC([O-])=O OFOBLEOULBTSOW-UHFFFAOYSA-L 0.000 description 1
- 240000003183 Manihot esculenta Species 0.000 description 1
- 235000016735 Manihot esculenta subsp esculenta Nutrition 0.000 description 1
- 229930195725 Mannitol Natural products 0.000 description 1
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 1
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 1
- GXCLVBGFBYZDAG-UHFFFAOYSA-N N-[2-(1H-indol-3-yl)ethyl]-N-methylprop-2-en-1-amine Chemical compound CN(CCC1=CNC2=C1C=CC=C2)CC=C GXCLVBGFBYZDAG-UHFFFAOYSA-N 0.000 description 1
- 125000001429 N-terminal alpha-amino-acid group Chemical group 0.000 description 1
- 229910002651 NO3 Inorganic materials 0.000 description 1
- PVNIIMVLHYAWGP-UHFFFAOYSA-N Niacin Chemical compound OC(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-N 0.000 description 1
- NHNBFGGVMKEFGY-UHFFFAOYSA-N Nitrate Chemical compound [O-][N+]([O-])=O NHNBFGGVMKEFGY-UHFFFAOYSA-N 0.000 description 1
- 239000005642 Oleic acid Substances 0.000 description 1
- ZQPPMHVWECSIRJ-UHFFFAOYSA-N Oleic acid Natural products CCCCCCCCC=CCCCCCCCC(O)=O ZQPPMHVWECSIRJ-UHFFFAOYSA-N 0.000 description 1
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 1
- 101150034459 Parpbp gene Proteins 0.000 description 1
- 235000019483 Peanut oil Nutrition 0.000 description 1
- 229920002230 Pectic acid Polymers 0.000 description 1
- 206010035664 Pneumonia Diseases 0.000 description 1
- 239000004952 Polyamide Substances 0.000 description 1
- 229920002732 Polyanhydride Polymers 0.000 description 1
- 229920000954 Polyglycolide Polymers 0.000 description 1
- 229920001710 Polyorthoester Polymers 0.000 description 1
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 1
- 235000019485 Safflower oil Nutrition 0.000 description 1
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 1
- 244000061456 Solanum tuberosum Species 0.000 description 1
- 235000002595 Solanum tuberosum Nutrition 0.000 description 1
- 241000191967 Staphylococcus aureus Species 0.000 description 1
- 241000191963 Staphylococcus epidermidis Species 0.000 description 1
- 241000191984 Staphylococcus haemolyticus Species 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- 239000007983 Tris buffer Substances 0.000 description 1
- 239000001089 [(2R)-oxolan-2-yl]methanol Substances 0.000 description 1
- 235000010489 acacia gum Nutrition 0.000 description 1
- 239000000205 acacia gum Substances 0.000 description 1
- DPXJVFZANSGRMM-UHFFFAOYSA-N acetic acid;2,3,4,5,6-pentahydroxyhexanal;sodium Chemical compound [Na].CC(O)=O.OCC(O)C(O)C(O)C(O)C=O DPXJVFZANSGRMM-UHFFFAOYSA-N 0.000 description 1
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 1
- 238000005903 acid hydrolysis reaction Methods 0.000 description 1
- 150000007513 acids Chemical class 0.000 description 1
- 125000005396 acrylic acid ester group Chemical group 0.000 description 1
- 125000004442 acylamino group Chemical group 0.000 description 1
- QZWNXXINFABALM-UHFFFAOYSA-N adamantan-2-amine Chemical compound C1C(C2)CC3CC1C(N)C2C3 QZWNXXINFABALM-UHFFFAOYSA-N 0.000 description 1
- WNLRTRBMVRJNCN-UHFFFAOYSA-L adipate(2-) Chemical compound [O-]C(=O)CCCCC([O-])=O WNLRTRBMVRJNCN-UHFFFAOYSA-L 0.000 description 1
- 239000003463 adsorbent Substances 0.000 description 1
- 230000008371 airway function Effects 0.000 description 1
- 229940072056 alginate Drugs 0.000 description 1
- 150000007933 aliphatic carboxylic acids Chemical class 0.000 description 1
- 229910052783 alkali metal Inorganic materials 0.000 description 1
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 1
- 150000001336 alkenes Chemical class 0.000 description 1
- 125000002355 alkine group Chemical group 0.000 description 1
- 150000008055 alkyl aryl sulfonates Chemical class 0.000 description 1
- 229940045714 alkyl sulfonate alkylating agent Drugs 0.000 description 1
- 150000008052 alkyl sulfonates Chemical class 0.000 description 1
- AEMOLEFTQBMNLQ-BKBMJHBISA-M alpha-D-galacturonate Chemical compound O[C@H]1O[C@H](C([O-])=O)[C@H](O)[C@H](O)[C@H]1O AEMOLEFTQBMNLQ-BKBMJHBISA-M 0.000 description 1
- AWUCVROLDVIAJX-UHFFFAOYSA-N alpha-glycerophosphate Natural products OCC(O)COP(O)(O)=O AWUCVROLDVIAJX-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 235000012211 aluminium silicate Nutrition 0.000 description 1
- DKNWSYNQZKUICI-UHFFFAOYSA-N amantadine Chemical compound C1C(C2)CC3CC2CC1(N)C3 DKNWSYNQZKUICI-UHFFFAOYSA-N 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 239000010775 animal oil Substances 0.000 description 1
- 150000001450 anions Chemical class 0.000 description 1
- 239000003963 antioxidant agent Substances 0.000 description 1
- 235000006708 antioxidants Nutrition 0.000 description 1
- 238000013459 approach Methods 0.000 description 1
- 229940072107 ascorbate Drugs 0.000 description 1
- 235000010323 ascorbic acid Nutrition 0.000 description 1
- 239000011668 ascorbic acid Substances 0.000 description 1
- 229940009098 aspartate Drugs 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical group [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- PYVNHBWAEAENNL-UHFFFAOYSA-N azane;hexane Chemical compound N.N.CCCCCC PYVNHBWAEAENNL-UHFFFAOYSA-N 0.000 description 1
- 244000052616 bacterial pathogen Species 0.000 description 1
- 239000000440 bentonite Substances 0.000 description 1
- 229910000278 bentonite Inorganic materials 0.000 description 1
- SVPXDRXYRYOSEX-UHFFFAOYSA-N bentoquatam Chemical compound O.O=[Si]=O.O=[Al]O[Al]=O SVPXDRXYRYOSEX-UHFFFAOYSA-N 0.000 description 1
- 229940077388 benzenesulfonate Drugs 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 1
- 229940050390 benzoate Drugs 0.000 description 1
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 1
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 1
- 229960002903 benzyl benzoate Drugs 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-N beta-phenylpropanoic acid Natural products OC(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-N 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 230000000903 blocking effect Effects 0.000 description 1
- 239000008280 blood Substances 0.000 description 1
- 210000004369 blood Anatomy 0.000 description 1
- 230000036760 body temperature Effects 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 125000005998 bromoethyl group Chemical group 0.000 description 1
- 210000000621 bronchi Anatomy 0.000 description 1
- 239000006172 buffering agent Substances 0.000 description 1
- 239000004067 bulking agent Substances 0.000 description 1
- KDYFGRWQOYBRFD-NUQCWPJISA-N butanedioic acid Chemical compound O[14C](=O)CC[14C](O)=O KDYFGRWQOYBRFD-NUQCWPJISA-N 0.000 description 1
- 150000001656 butanoic acid esters Chemical class 0.000 description 1
- 239000006227 byproduct Substances 0.000 description 1
- 239000011575 calcium Substances 0.000 description 1
- 229910052791 calcium Inorganic materials 0.000 description 1
- 229910000019 calcium carbonate Inorganic materials 0.000 description 1
- 235000010216 calcium carbonate Nutrition 0.000 description 1
- FATUQANACHZLRT-KMRXSBRUSA-L calcium glucoheptonate Chemical compound [Ca+2].OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C(O)C([O-])=O.OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C(O)C([O-])=O FATUQANACHZLRT-KMRXSBRUSA-L 0.000 description 1
- 239000001506 calcium phosphate Substances 0.000 description 1
- 239000000378 calcium silicate Substances 0.000 description 1
- 229910052918 calcium silicate Inorganic materials 0.000 description 1
- CJZGTCYPCWQAJB-UHFFFAOYSA-L calcium stearate Chemical compound [Ca+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O CJZGTCYPCWQAJB-UHFFFAOYSA-L 0.000 description 1
- 239000008116 calcium stearate Substances 0.000 description 1
- 235000013539 calcium stearate Nutrition 0.000 description 1
- OYACROKNLOSFPA-UHFFFAOYSA-N calcium;dioxido(oxo)silane Chemical compound [Ca+2].[O-][Si]([O-])=O OYACROKNLOSFPA-UHFFFAOYSA-N 0.000 description 1
- MIOPJNTWMNEORI-UHFFFAOYSA-N camphorsulfonic acid Chemical compound C1CC2(CS(O)(=O)=O)C(=O)CC1C2(C)C MIOPJNTWMNEORI-UHFFFAOYSA-N 0.000 description 1
- 125000002837 carbocyclic group Chemical group 0.000 description 1
- 150000001721 carbon Chemical group 0.000 description 1
- 150000001728 carbonyl compounds Chemical class 0.000 description 1
- 235000010948 carboxy methyl cellulose Nutrition 0.000 description 1
- 150000007942 carboxylates Chemical class 0.000 description 1
- 239000008112 carboxymethyl-cellulose Substances 0.000 description 1
- 239000004359 castor oil Substances 0.000 description 1
- 235000019438 castor oil Nutrition 0.000 description 1
- 230000015556 catabolic process Effects 0.000 description 1
- 229920002301 cellulose acetate Polymers 0.000 description 1
- 238000002144 chemical decomposition reaction Methods 0.000 description 1
- 150000005827 chlorofluoro hydrocarbons Chemical class 0.000 description 1
- 125000004218 chloromethyl group Chemical group [H]C([H])(Cl)* 0.000 description 1
- 208000007451 chronic bronchitis Diseases 0.000 description 1
- 239000011248 coating agent Substances 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 229940126179 compound 72 Drugs 0.000 description 1
- 239000000470 constituent Substances 0.000 description 1
- 238000013270 controlled release Methods 0.000 description 1
- 239000002285 corn oil Substances 0.000 description 1
- 235000005687 corn oil Nutrition 0.000 description 1
- 239000008120 corn starch Substances 0.000 description 1
- 230000008878 coupling Effects 0.000 description 1
- 238000010168 coupling process Methods 0.000 description 1
- 238000005859 coupling reaction Methods 0.000 description 1
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 1
- 238000006731 degradation reaction Methods 0.000 description 1
- 238000010511 deprotection reaction Methods 0.000 description 1
- 238000001212 derivatisation Methods 0.000 description 1
- NEFBYIFKOOEVPA-UHFFFAOYSA-K dicalcium phosphate Chemical compound [Ca+2].[Ca+2].[O-]P([O-])([O-])=O NEFBYIFKOOEVPA-UHFFFAOYSA-K 0.000 description 1
- 229940038472 dicalcium phosphate Drugs 0.000 description 1
- 229910000390 dicalcium phosphate Inorganic materials 0.000 description 1
- 235000005911 diet Nutrition 0.000 description 1
- 230000037213 diet Effects 0.000 description 1
- 238000003113 dilution method Methods 0.000 description 1
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- 239000002270 dispersing agent Substances 0.000 description 1
- 238000004090 dissolution Methods 0.000 description 1
- POULHZVOKOAJMA-UHFFFAOYSA-M dodecanoate Chemical compound CCCCCCCCCCCC([O-])=O POULHZVOKOAJMA-UHFFFAOYSA-M 0.000 description 1
- 239000006196 drop Substances 0.000 description 1
- 238000009510 drug design Methods 0.000 description 1
- 229940112141 dry powder inhaler Drugs 0.000 description 1
- 239000003221 ear drop Substances 0.000 description 1
- 229940047652 ear drops Drugs 0.000 description 1
- 235000013399 edible fruits Nutrition 0.000 description 1
- 230000001804 emulsifying effect Effects 0.000 description 1
- 239000008393 encapsulating agent Substances 0.000 description 1
- 125000002587 enol group Chemical group 0.000 description 1
- BJXYHBKEQFQVES-NWDGAFQWSA-N enpatoran Chemical compound N[C@H]1CN(C[C@H](C1)C(F)(F)F)C1=C2C=CC=NC2=C(C=C1)C#N BJXYHBKEQFQVES-NWDGAFQWSA-N 0.000 description 1
- 229940032049 enterococcus faecalis Drugs 0.000 description 1
- 239000003797 essential amino acid Substances 0.000 description 1
- 235000020776 essential amino acid Nutrition 0.000 description 1
- CCIVGXIOQKPBKL-UHFFFAOYSA-M ethanesulfonate Chemical compound CCS([O-])(=O)=O CCIVGXIOQKPBKL-UHFFFAOYSA-M 0.000 description 1
- 150000002168 ethanoic acid esters Chemical class 0.000 description 1
- 235000019441 ethanol Nutrition 0.000 description 1
- 150000002170 ethers Chemical class 0.000 description 1
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 1
- 229940093499 ethyl acetate Drugs 0.000 description 1
- 235000019325 ethyl cellulose Nutrition 0.000 description 1
- 229920001249 ethyl cellulose Polymers 0.000 description 1
- LVGKNOAMLMIIKO-QXMHVHEDSA-N ethyl oleate Chemical compound CCCCCCCC\C=C/CCCCCCCC(=O)OCC LVGKNOAMLMIIKO-QXMHVHEDSA-N 0.000 description 1
- 229940093471 ethyl oleate Drugs 0.000 description 1
- 230000005713 exacerbation Effects 0.000 description 1
- 230000029142 excretion Effects 0.000 description 1
- 150000004665 fatty acids Chemical class 0.000 description 1
- 239000000706 filtrate Substances 0.000 description 1
- 235000019634 flavors Nutrition 0.000 description 1
- IRXSLJNXXZKURP-UHFFFAOYSA-N fluorenylmethyloxycarbonyl chloride Chemical compound C1=CC=C2C(COC(=O)Cl)C3=CC=CC=C3C2=C1 IRXSLJNXXZKURP-UHFFFAOYSA-N 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 235000003599 food sweetener Nutrition 0.000 description 1
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 1
- 239000003205 fragrance Substances 0.000 description 1
- 239000012458 free base Substances 0.000 description 1
- VZCYOOQTPOCHFL-OWOJBTEDSA-L fumarate(2-) Chemical compound [O-]C(=O)\C=C\C([O-])=O VZCYOOQTPOCHFL-OWOJBTEDSA-L 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 125000002541 furyl group Chemical group 0.000 description 1
- 229940050410 gluconate Drugs 0.000 description 1
- 235000001727 glucose Nutrition 0.000 description 1
- YQEMORVAKMFKLG-UHFFFAOYSA-N glycerine monostearate Natural products CCCCCCCCCCCCCCCCCC(=O)OC(CO)CO YQEMORVAKMFKLG-UHFFFAOYSA-N 0.000 description 1
- SVUQHVRAGMNPLW-UHFFFAOYSA-N glycerol monostearate Natural products CCCCCCCCCCCCCCCCC(=O)OCC(O)CO SVUQHVRAGMNPLW-UHFFFAOYSA-N 0.000 description 1
- ZEMPKEQAKRGZGQ-XOQCFJPHSA-N glycerol triricinoleate Natural products CCCCCC[C@@H](O)CC=CCCCCCCCC(=O)OC[C@@H](COC(=O)CCCCCCCC=CC[C@@H](O)CCCCCC)OC(=O)CCCCCCCC=CC[C@H](O)CCCCCC ZEMPKEQAKRGZGQ-XOQCFJPHSA-N 0.000 description 1
- 150000002332 glycine derivatives Chemical class 0.000 description 1
- 150000002334 glycols Chemical class 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 230000036541 health Effects 0.000 description 1
- MNWFXJYAOYHMED-UHFFFAOYSA-N heptanoic acid Chemical compound CCCCCCC(O)=O MNWFXJYAOYHMED-UHFFFAOYSA-N 0.000 description 1
- 125000004446 heteroarylalkyl group Chemical group 0.000 description 1
- IPCSVZSSVZVIGE-UHFFFAOYSA-M hexadecanoate Chemical compound CCCCCCCCCCCCCCCC([O-])=O IPCSVZSSVZVIGE-UHFFFAOYSA-M 0.000 description 1
- FUZZWVXGSFPDMH-UHFFFAOYSA-N hexanoic acid Chemical compound CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 1
- PFOARMALXZGCHY-UHFFFAOYSA-N homoegonol Natural products C1=C(OC)C(OC)=CC=C1C1=CC2=CC(CCCO)=CC(OC)=C2O1 PFOARMALXZGCHY-UHFFFAOYSA-N 0.000 description 1
- 229930195733 hydrocarbon Natural products 0.000 description 1
- 150000002430 hydrocarbons Chemical class 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-M hydrogensulfate Chemical compound OS([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 1
- 230000007062 hydrolysis Effects 0.000 description 1
- 238000006460 hydrolysis reaction Methods 0.000 description 1
- 230000002209 hydrophobic effect Effects 0.000 description 1
- 150000004679 hydroxides Chemical class 0.000 description 1
- 125000004356 hydroxy functional group Chemical group O* 0.000 description 1
- 125000002632 imidazolidinyl group Chemical group 0.000 description 1
- 125000002636 imidazolinyl group Chemical group 0.000 description 1
- 125000002883 imidazolyl group Chemical group 0.000 description 1
- 238000000338 in vitro Methods 0.000 description 1
- 238000011065 in-situ storage Methods 0.000 description 1
- 125000003392 indanyl group Chemical group C1(CCC2=CC=CC=C12)* 0.000 description 1
- 125000003454 indenyl group Chemical group C1(C=CC2=CC=CC=C12)* 0.000 description 1
- 229940102213 injectable suspension Drugs 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 230000003993 interaction Effects 0.000 description 1
- 238000010255 intramuscular injection Methods 0.000 description 1
- 239000007927 intramuscular injection Substances 0.000 description 1
- 238000007912 intraperitoneal administration Methods 0.000 description 1
- 239000011630 iodine Substances 0.000 description 1
- 238000005342 ion exchange Methods 0.000 description 1
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 1
- QXJSBBXBKPUZAA-UHFFFAOYSA-N isooleic acid Natural products CCCCCCCC=CCCCCCCCCC(O)=O QXJSBBXBKPUZAA-UHFFFAOYSA-N 0.000 description 1
- 125000002183 isoquinolinyl group Chemical group C1(=NC=CC2=CC=CC=C12)* 0.000 description 1
- 125000004628 isothiazolidinyl group Chemical group S1N(CCC1)* 0.000 description 1
- 125000003965 isoxazolidinyl group Chemical group 0.000 description 1
- 125000000842 isoxazolyl group Chemical group 0.000 description 1
- NLYAJNPCOHFWQQ-UHFFFAOYSA-N kaolin Chemical compound O.O.O=[Al]O[Si](=O)O[Si](=O)O[Al]=O NLYAJNPCOHFWQQ-UHFFFAOYSA-N 0.000 description 1
- 125000000468 ketone group Chemical group 0.000 description 1
- 229940001447 lactate Drugs 0.000 description 1
- JYTUSYBCFIZPBE-AMTLMPIISA-M lactobionate Chemical compound [O-]C(=O)[C@H](O)[C@@H](O)[C@@H]([C@H](O)CO)O[C@@H]1O[C@H](CO)[C@H](O)[C@H](O)[C@H]1O JYTUSYBCFIZPBE-AMTLMPIISA-M 0.000 description 1
- 229940099584 lactobionate Drugs 0.000 description 1
- 229940070765 laurate Drugs 0.000 description 1
- 239000002502 liposome Substances 0.000 description 1
- 239000012669 liquid formulation Substances 0.000 description 1
- 239000006193 liquid solution Substances 0.000 description 1
- 239000006194 liquid suspension Substances 0.000 description 1
- 229910052744 lithium Inorganic materials 0.000 description 1
- 239000006210 lotion Substances 0.000 description 1
- 210000004072 lung Anatomy 0.000 description 1
- 239000011777 magnesium Substances 0.000 description 1
- 229910052749 magnesium Inorganic materials 0.000 description 1
- VTHJTEIRLNZDEV-UHFFFAOYSA-L magnesium dihydroxide Chemical compound [OH-].[OH-].[Mg+2] VTHJTEIRLNZDEV-UHFFFAOYSA-L 0.000 description 1
- 239000000347 magnesium hydroxide Substances 0.000 description 1
- 229910001862 magnesium hydroxide Inorganic materials 0.000 description 1
- 229940049920 malate Drugs 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-L malate(2-) Chemical compound [O-]C(=O)C(O)CC([O-])=O BJEPYKJPYRNKOW-UHFFFAOYSA-L 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- 239000000594 mannitol Substances 0.000 description 1
- 235000010355 mannitol Nutrition 0.000 description 1
- 239000011159 matrix material Substances 0.000 description 1
- 239000012528 membrane Substances 0.000 description 1
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 description 1
- 125000004184 methoxymethyl group Chemical group [H]C([H])([H])OC([H])([H])* 0.000 description 1
- 125000004092 methylthiomethyl group Chemical group [H]C([H])([H])SC([H])([H])* 0.000 description 1
- 244000005700 microbiome Species 0.000 description 1
- 239000003094 microcapsule Substances 0.000 description 1
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 1
- 239000008108 microcrystalline cellulose Substances 0.000 description 1
- 229940016286 microcrystalline cellulose Drugs 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- CQDGTJPVBWZJAZ-UHFFFAOYSA-N monoethyl carbonate Chemical compound CCOC(O)=O CQDGTJPVBWZJAZ-UHFFFAOYSA-N 0.000 description 1
- 125000002757 morpholinyl group Chemical group 0.000 description 1
- ULBHZMDFWDZMEF-UHFFFAOYSA-N n-decyl-n',n'-dimethylpropane-1,3-diamine Chemical compound CCCCCCCCCCNCCCN(C)C ULBHZMDFWDZMEF-UHFFFAOYSA-N 0.000 description 1
- 125000003136 n-heptyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000001298 n-hexoxy group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])O* 0.000 description 1
- KVBGVZZKJNLNJU-UHFFFAOYSA-M naphthalene-2-sulfonate Chemical compound C1=CC=CC2=CC(S(=O)(=O)[O-])=CC=C21 KVBGVZZKJNLNJU-UHFFFAOYSA-M 0.000 description 1
- 125000001624 naphthyl group Chemical group 0.000 description 1
- 229940097496 nasal spray Drugs 0.000 description 1
- 239000007922 nasal spray Substances 0.000 description 1
- 235000001968 nicotinic acid Nutrition 0.000 description 1
- 239000011664 nicotinic acid Substances 0.000 description 1
- 150000002823 nitrates Chemical class 0.000 description 1
- 125000004433 nitrogen atom Chemical group N* 0.000 description 1
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 description 1
- 125000006574 non-aromatic ring group Chemical group 0.000 description 1
- 231100000344 non-irritating Toxicity 0.000 description 1
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 1
- 125000002347 octyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 229940049964 oleate Drugs 0.000 description 1
- 239000000668 oral spray Substances 0.000 description 1
- 229940041678 oral spray Drugs 0.000 description 1
- VHFGEBVPHAGQPI-MYYQHNLBSA-N oritavancin Chemical compound O([C@@H]1C2=CC=C(C(=C2)Cl)OC=2C=C3C=C(C=2O[C@H]2[C@@H]([C@@H](O)[C@H](O)[C@@H](CO)O2)O[C@@H]2O[C@@H](C)[C@H](O)[C@@](C)(NCC=4C=CC(=CC=4)C=4C=CC(Cl)=CC=4)C2)OC2=CC=C(C=C2Cl)[C@@H](O)[C@H](C(N[C@@H](CC(N)=O)C(=O)N[C@H]3C(=O)N[C@H]2C(=O)N[C@@H]1C(N[C@H](C1=CC(O)=CC(O)=C1C=1C(O)=CC=C2C=1)C(O)=O)=O)=O)NC(=O)[C@@H](CC(C)C)NC)[C@H]1C[C@](C)(N)[C@@H](O)[C@H](C)O1 VHFGEBVPHAGQPI-MYYQHNLBSA-N 0.000 description 1
- 230000003204 osmotic effect Effects 0.000 description 1
- 125000001715 oxadiazolyl group Chemical group 0.000 description 1
- 125000000160 oxazolidinyl group Chemical group 0.000 description 1
- 125000002971 oxazolyl group Chemical group 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 239000012188 paraffin wax Substances 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 239000000312 peanut oil Substances 0.000 description 1
- 230000035515 penetration Effects 0.000 description 1
- 125000000538 pentafluorophenyl group Chemical group FC1=C(F)C(F)=C(*)C(F)=C1F 0.000 description 1
- 238000010647 peptide synthesis reaction Methods 0.000 description 1
- 239000002304 perfume Substances 0.000 description 1
- JRKICGRDRMAZLK-UHFFFAOYSA-L peroxydisulfate Chemical compound [O-]S(=O)(=O)OOS([O-])(=O)=O JRKICGRDRMAZLK-UHFFFAOYSA-L 0.000 description 1
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 1
- WVDDGKGOMKODPV-ZQBYOMGUSA-N phenyl(114C)methanol Chemical compound O[14CH2]C1=CC=CC=C1 WVDDGKGOMKODPV-ZQBYOMGUSA-N 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- 150000003013 phosphoric acid derivatives Chemical class 0.000 description 1
- 239000002504 physiological saline solution Substances 0.000 description 1
- 229940075930 picrate Drugs 0.000 description 1
- OXNIZHLAWKMVMX-UHFFFAOYSA-M picrate anion Chemical compound [O-]C1=C([N+]([O-])=O)C=C([N+]([O-])=O)C=C1[N+]([O-])=O OXNIZHLAWKMVMX-UHFFFAOYSA-M 0.000 description 1
- 125000004193 piperazinyl group Chemical group 0.000 description 1
- 125000003386 piperidinyl group Chemical group 0.000 description 1
- IUGYQRQAERSCNH-UHFFFAOYSA-M pivalate Chemical compound CC(C)(C)C([O-])=O IUGYQRQAERSCNH-UHFFFAOYSA-M 0.000 description 1
- 229950010765 pivalate Drugs 0.000 description 1
- 239000010773 plant oil Substances 0.000 description 1
- 229920002647 polyamide Polymers 0.000 description 1
- 229920001296 polysiloxane Polymers 0.000 description 1
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 1
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 1
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 1
- 230000008092 positive effect Effects 0.000 description 1
- 229910052700 potassium Inorganic materials 0.000 description 1
- 239000011591 potassium Substances 0.000 description 1
- 229910000027 potassium carbonate Inorganic materials 0.000 description 1
- 229920001592 potato starch Polymers 0.000 description 1
- 108090000765 processed proteins & peptides Proteins 0.000 description 1
- 150000003151 propanoic acid esters Chemical class 0.000 description 1
- 229960004063 propylene glycol Drugs 0.000 description 1
- 125000003373 pyrazinyl group Chemical group 0.000 description 1
- 125000003072 pyrazolidinyl group Chemical group 0.000 description 1
- 125000002755 pyrazolinyl group Chemical group 0.000 description 1
- 125000003226 pyrazolyl group Chemical group 0.000 description 1
- 125000004076 pyridyl group Chemical group 0.000 description 1
- 125000000714 pyrimidinyl group Chemical group 0.000 description 1
- 125000002112 pyrrolidino group Chemical group [*]N1C([H])([H])C([H])([H])C([H])([H])C1([H])[H] 0.000 description 1
- 125000000719 pyrrolidinyl group Chemical group 0.000 description 1
- 125000000168 pyrrolyl group Chemical group 0.000 description 1
- 150000003856 quaternary ammonium compounds Chemical class 0.000 description 1
- 125000001453 quaternary ammonium group Chemical group 0.000 description 1
- 238000005956 quaternization reaction Methods 0.000 description 1
- 125000002943 quinolinyl group Chemical group N1=C(C=CC2=CC=CC=C12)* 0.000 description 1
- 239000002994 raw material Substances 0.000 description 1
- 210000000664 rectum Anatomy 0.000 description 1
- 230000000241 respiratory effect Effects 0.000 description 1
- 239000003813 safflower oil Substances 0.000 description 1
- 235000005713 safflower oil Nutrition 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 150000004760 silicates Chemical class 0.000 description 1
- 125000005624 silicic acid group Chemical class 0.000 description 1
- AWUCVROLDVIAJX-GSVOUGTGSA-N sn-glycerol 3-phosphate Chemical compound OC[C@@H](O)COP(O)(O)=O AWUCVROLDVIAJX-GSVOUGTGSA-N 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 229910000029 sodium carbonate Inorganic materials 0.000 description 1
- 235000019812 sodium carboxymethyl cellulose Nutrition 0.000 description 1
- 229920001027 sodium carboxymethylcellulose Polymers 0.000 description 1
- 239000001509 sodium citrate Substances 0.000 description 1
- NLJMYIDDQXHKNR-UHFFFAOYSA-K sodium citrate Chemical compound O.O.[Na+].[Na+].[Na+].[O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O NLJMYIDDQXHKNR-UHFFFAOYSA-K 0.000 description 1
- 238000007614 solvation Methods 0.000 description 1
- 230000000087 stabilizing effect Effects 0.000 description 1
- 239000008223 sterile water Substances 0.000 description 1
- 239000003206 sterilizing agent Substances 0.000 description 1
- 238000003860 storage Methods 0.000 description 1
- 238000010254 subcutaneous injection Methods 0.000 description 1
- 239000007929 subcutaneous injection Substances 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 239000001384 succinic acid Substances 0.000 description 1
- 150000008163 sugars Chemical class 0.000 description 1
- 239000011593 sulfur Chemical group 0.000 description 1
- 125000004434 sulfur atom Chemical group 0.000 description 1
- 150000003467 sulfuric acid derivatives Chemical class 0.000 description 1
- 238000013268 sustained release Methods 0.000 description 1
- 239000012730 sustained-release form Substances 0.000 description 1
- 238000001308 synthesis method Methods 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- 238000003419 tautomerization reaction Methods 0.000 description 1
- 125000000037 tert-butyldiphenylsilyl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1[Si]([H])([*]C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- 238000012360 testing method Methods 0.000 description 1
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 description 1
- BSYVTEYKTMYBMK-UHFFFAOYSA-N tetrahydrofurfuryl alcohol Chemical compound OCC1CCCO1 BSYVTEYKTMYBMK-UHFFFAOYSA-N 0.000 description 1
- 125000001712 tetrahydronaphthyl group Chemical group C1(CCCC2=CC=CC=C12)* 0.000 description 1
- 125000000383 tetramethylene group Chemical group [H]C([H])([*:1])C([H])([H])C([H])([H])C([H])([H])[*:2] 0.000 description 1
- 238000002560 therapeutic procedure Methods 0.000 description 1
- 125000001113 thiadiazolyl group Chemical group 0.000 description 1
- 125000001984 thiazolidinyl group Chemical group 0.000 description 1
- 125000000335 thiazolyl group Chemical group 0.000 description 1
- 125000001544 thienyl group Chemical group 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-N thiocyanic acid Chemical class SC#N ZMZDMBWJUHKJPS-UHFFFAOYSA-N 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
- 238000011200 topical administration Methods 0.000 description 1
- 238000012546 transfer Methods 0.000 description 1
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 description 1
- ZDPHROOEEOARMN-UHFFFAOYSA-N undecanoic acid Chemical compound CCCCCCCCCCC(O)=O ZDPHROOEEOARMN-UHFFFAOYSA-N 0.000 description 1
- 125000005500 uronium group Chemical group 0.000 description 1
- 210000001215 vagina Anatomy 0.000 description 1
- 229940070710 valerate Drugs 0.000 description 1
- NQPDZGIKBAWPEJ-UHFFFAOYSA-N valeric acid Chemical compound CCCCC(O)=O NQPDZGIKBAWPEJ-UHFFFAOYSA-N 0.000 description 1
- 235000015112 vegetable and seed oil Nutrition 0.000 description 1
- 239000008158 vegetable oil Substances 0.000 description 1
- 238000009736 wetting Methods 0.000 description 1
- 239000011787 zinc oxide Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K14/00—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- A61K38/14—Peptides containing saccharide radicals; Derivatives thereof, e.g. bleomycin, phleomycin, muramylpeptides or vancomycin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/04—Antibacterial agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K9/00—Peptides having up to 20 amino acids, containing saccharide radicals and having a fully defined sequence; Derivatives thereof
- C07K9/006—Peptides having up to 20 amino acids, containing saccharide radicals and having a fully defined sequence; Derivatives thereof the peptide sequence being part of a ring structure
- C07K9/008—Peptides having up to 20 amino acids, containing saccharide radicals and having a fully defined sequence; Derivatives thereof the peptide sequence being part of a ring structure directly attached to a hetero atom of the saccharide radical, e.g. actaplanin, avoparcin, ristomycin, vancomycin
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Medicinal Chemistry (AREA)
- Organic Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Pharmacology & Pharmacy (AREA)
- Gastroenterology & Hepatology (AREA)
- Animal Behavior & Ethology (AREA)
- Genetics & Genomics (AREA)
- Epidemiology (AREA)
- Engineering & Computer Science (AREA)
- Molecular Biology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Immunology (AREA)
- Biophysics (AREA)
- Biochemistry (AREA)
- Oncology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Communicable Diseases (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Peptides Or Proteins (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
抗菌活性を有する半合成グリコペプチドは、エレモマイシン、A82846B、バンコマイシン、テイコプラニンまたはA−40,926などの骨格を、特にこれらの骨格上のアミノ置換糖部分におけるアミノ置換基の、ある種のアシル基(特に、アミノ酸およびそれらの誘導体)によるアシル化;および/またはこれらの骨格の大環状の環上における酸部分の、ある種の置換されたアミドへの変換反応;または、これらの骨格上にあるアミノ置換糖部分におけるアミノ置換基の、ある種のアルキル基によるアルキル化修飾、もしくはこれらの骨格上にあるアミノ置換糖部分におけるアミノ置換基の、ある種のアルキル基(β−アミノ酸またはそれらの誘導体が挙げられる)によるアシル化修飾と、これらの骨格の大環状の環上における酸部分の、ある種の置換されたアミドへの変換反応との組み合わせ、による修飾によって製造される。
Description
(関連出願の相互参照)
本出願は、「SEMI−SYNTHETIC GLYCOPEPTIDES WITH ANTIBIOTIC ACTIVITY」のタイトルを有する、2005年2月28日に出願された米国仮特許出願第60/657,297号に対する優先権を主張する。その開示は、その全体が全ての目的のために、本明細書中に参考として援用される。
本出願は、「SEMI−SYNTHETIC GLYCOPEPTIDES WITH ANTIBIOTIC ACTIVITY」のタイトルを有する、2005年2月28日に出願された米国仮特許出願第60/657,297号に対する優先権を主張する。その開示は、その全体が全ての目的のために、本明細書中に参考として援用される。
(発明の背景)
(1.発明の分野)
本発明は、新規な、抗菌活性を有する半合成グリコペプチド、これらの化合物を含む医薬組成物、および医学的な治療方法に関する。
(1.発明の分野)
本発明は、新規な、抗菌活性を有する半合成グリコペプチド、これらの化合物を含む医薬組成物、および医学的な治療方法に関する。
(2.関連技術分野の説明)
薬剤耐性の細菌株の出現は、改善された活性を有する抗生物質の合成および同定の必要性を強調してきた。細菌感染症に対抗するために使用される天然の、および半合成のグリコペプチド抗生物質は、それぞれ下記する骨格A、B、CおよびDを有する、エレモマイシン(構造A、X=H)、A82846B(構造A、X=Cl)、バンコマイシン、テイコプラニン、およびA−40,926などの化合物を含む。
薬剤耐性の細菌株の出現は、改善された活性を有する抗生物質の合成および同定の必要性を強調してきた。細菌感染症に対抗するために使用される天然の、および半合成のグリコペプチド抗生物質は、それぞれ下記する骨格A、B、CおよびDを有する、エレモマイシン(構造A、X=H)、A82846B(構造A、X=Cl)、バンコマイシン、テイコプラニン、およびA−40,926などの化合物を含む。
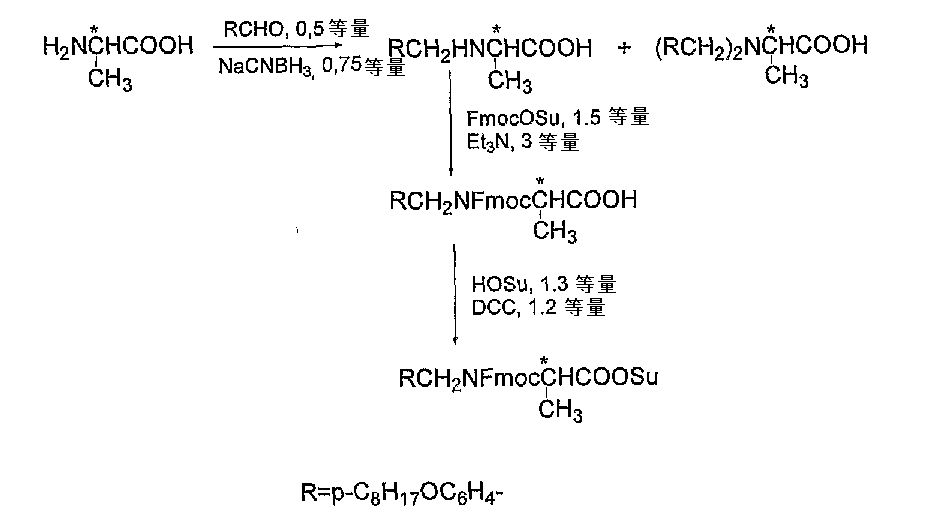
上述のことを達成するために、本発明は、新規な抗菌活性を有する半合成グリコペプチドを提供する。本発明の半合成グリコペプチドは、エレモマイシン、A82846B、バンコマイシン、テイコプラニン、およびA−40,926などの骨格の修飾、特にこれらの骨格のアミノ置換糖部分におけるアミノ置換基をある種のアシル基、特にアミノ酸またはそれらの誘導体によるアシル化;および/またはこれらの骨格の大環状の環上の酸部分をある種の置換されたアミドへの変換反応;または、これらの骨格上にあるアミノ置換糖部分におけるアミノ置換基をある種のアルキル基によるアルキル化修飾、もしくはこれらの骨格上にあるアミノ置換糖部分におけるある種のアルキル基、例えばβ−アミノ酸またはそれらの誘導体によるアシル化修飾と、これらの骨格の大環状の環上における酸部分をある種の置換されたアミドへの変換反応との組み合わせに基づいている。また、該化合物の合成法、該化合物を含んでいる医薬組成物、および疾患、特に細菌感染症の治療および/または予防のための該化合物の使用法が提供される。
本発明の特定の実施形態では、エレモマイシン、A82846B、バンコマイシン、テイコプラニンおよびA−40,926の骨格が修飾されて、
(式中、R1は、C(=O)CR7R7aNR8R8aであり、式中、
R7およびR7aは、独立して水素、天然もしくは非天然のアミノ酸の側鎖、アルキル、またはハロゲン、ヒドロキシ、アルコキシ、アルコキシアルコキシ、カルボキシル、カルボキシルエステル、−C(=O)NR8R8a、−NR8R8a、アリール、置換アリール、ヘテロアリール、置換ヘテロアリール、メルカプト、またはチオアルコキシから成る群から選択される1以上の置換基で置換されたアルキルであり、またはR7およびR7aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;
R8およびR8aは、独立して水素および非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アルキルアリール、アリールアルキルまたはヘテロアリールから成る群から選択され、前記アリール、アリールアルキル、アルキルアリールまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよい、アリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR8およびR8aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;
R1Aは、H、CHR5R5a、およびC(=O)R6から成る群から選択され、式中、R5およびR5aは、独立して水素および非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリール、およびヘテロアリールから成る群から選択され、前記アリール、アルキルアリール、アリールアルキルまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよい、アリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR5およびR5aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、NおよびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;および
R6は、非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリール、および必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を含んでいてもよいヘテロアリールから成る群から選択され、前記アリール、アルキルアリール、アリールアルキル、またはヘテロアリール基は、1以上の必要に応じて置換されていてもよい、アリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく;
R2は、
(1)OH、
(2)1−アダマンタンアミノ、
(3)2−アダマンタンアミノ、
(4)3−アミノ−1−アダマンタンアミノ、
(5)1−アミノ−3−アダマンタンアミノ、
(6)3−低級アルキルアミノ−1−アダマンタンアミノ、
(7)1−低級アルキルアミノ−3−アダマンタンアミノ、
(8)アミノ、
(9)NR9R9a
から成る群から選択され、式中、R9およびR9aは、独立して水素、低級アルキルまたは置換低級アルキルから成る群から選択され、または
R9およびR9aは、それらが結合している原子と一緒になって3員から10員のヘテロシクロアルキル環を形成し、この環は、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)オキソ、
(f)C1−C3−アルキル、
(g)ハロ−C1−C3−アルキル、および
(h)C1−C3−アルコキシ−C1−C3−アルキル
から成る群から独立して選択される1以上の置換基で場合により置換されていてもよく;
R2Aは、
(1)1−アダマンタンアミノ、
(2)2−アダマンタンアミノ、
(3)3−アミノ−1−アダマンタンアミノ、
(4)1−アミノ−3−アダマンタンアミノ、
(5)3−低級アルキルアミノ−1−アダマンタンアミノ、
(6)1−低級アルキルアミノ−3−アダマンタンアミノ
から成る群から選択され;および
R3は、水素およびアミノ低級アルキルから成る群から選択され、該アミノ低級アルキルのアミノ基は、非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、アリール、アリールアルキル、アルキルアリール、アルコキシ、アリールオキシ、置換アルコキシ、および置換アリールオキシでさらに置換されている)から成る群から選択される式を有する化合物;または
その薬学的に許容される塩、エスエル、溶媒和物、立体異性体、互変異性体もしくはプロドラッグが製造される。
本発明はまた、医薬組成物を提供し、該医薬組成物は治療的有効量の上に定義した化合物と薬学的に許容される担体との組み合わせを含む。
本発明はさらに、そのような治療を必要とする宿主哺乳動物の細菌感染症の治療法に関し、上に定義した化合物の治療的有効量をそのような治療を必要とする哺乳動物に投与することを含む。
本発明のさらなる態様では、上に定義した半合成グリコペプチドの製造法を提供する。
(発明の具体的な実施形態の説明)
本発明の材料および関連する技術および装置は、いくつかの実施形態に関連して記載されるであろう。記載された実施形態の重要な特性および特徴は、明細書中の構造の中で説明される。本発明はこれらの実施形態と共に記載されるであろうが、本発明はこれらの実施形態に限定されるものではないことを理解すべきである。これに反して、本発明は添付された特許請求の範囲によって定義される発明の精神および範囲内に含まれ得る、代替、改変および均等物を保護するように意図される。以下に示す記載では、多数の特定の細部項目が、本発明についての完全な理解を提供するために述べられる。本発明は、これらの特定の細部項目のうちのいくつかあるいは全くなしで実行し得る。他の実例では、周知の方法の操作は、不必要に本発明を不明瞭にしないように詳細には記述されていない。
本発明の材料および関連する技術および装置は、いくつかの実施形態に関連して記載されるであろう。記載された実施形態の重要な特性および特徴は、明細書中の構造の中で説明される。本発明はこれらの実施形態と共に記載されるであろうが、本発明はこれらの実施形態に限定されるものではないことを理解すべきである。これに反して、本発明は添付された特許請求の範囲によって定義される発明の精神および範囲内に含まれ得る、代替、改変および均等物を保護するように意図される。以下に示す記載では、多数の特定の細部項目が、本発明についての完全な理解を提供するために述べられる。本発明は、これらの特定の細部項目のうちのいくつかあるいは全くなしで実行し得る。他の実例では、周知の方法の操作は、不必要に本発明を不明瞭にしないように詳細には記述されていない。
(導入)
本発明は、抗菌活性を有する新規半合成グリコペプチドを提供する。本発明の半合成グリコペプチドは、エレモマイシン、A82846B、バンコマイシン、テイコプラニン、およびA−40,926などの骨格の修飾、特にこれらの骨格のアミノ置換糖部分におけるアミノ置換基をある種のアシル基によるアシル化;およびこれらの骨格の大環状の環上における酸部分をある種の置換されたアミドへの変換反応に基づいている。また、該化合物の合成法、該化合物を含む医薬組成物、および疾患、特に細菌感染症の治療および/または予防のための該化合物の使用法が提供される。
本発明は、抗菌活性を有する新規半合成グリコペプチドを提供する。本発明の半合成グリコペプチドは、エレモマイシン、A82846B、バンコマイシン、テイコプラニン、およびA−40,926などの骨格の修飾、特にこれらの骨格のアミノ置換糖部分におけるアミノ置換基をある種のアシル基によるアシル化;およびこれらの骨格の大環状の環上における酸部分をある種の置換されたアミドへの変換反応に基づいている。また、該化合物の合成法、該化合物を含む医薬組成物、および疾患、特に細菌感染症の治療および/または予防のための該化合物の使用法が提供される。
(本発明の化合物)
本発明の具体的な実施形態では、エレモマイシン、A82846B、バンコマイシン、テイコプラニン、およびA−40,926の骨格が修飾されて、
本発明の具体的な実施形態では、エレモマイシン、A82846B、バンコマイシン、テイコプラニン、およびA−40,926の骨格が修飾されて、
R7およびR7aは、独立して水素、天然もしくは非天然のアミノ酸の側鎖、アルキル、またはハロゲン、ヒドロキシ、アルコキシ、アルコキシアルコキシ、カルボキシル、カルボキシルエステル、−C(=O)NR8R8a、−NR8R8a、アリール、置換アリール、ヘテロアリール、置換ヘテロアリール、メルカプト、またはチオアルコキシから成る群から選択される1以上の置換基で置換されたアルキルであり、またはR7およびR7aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;
R8およびR8aは、独立して水素および非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリールおよびヘテロアリールから成る群から選択され、前記アリール、アルキルアリール、アリールアルキルまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよいアリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR8およびR8aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;
R1Aは、H、CHR5R5a、およびC(=O)R6から成る群から選択され、式中、R5およびR5aは、独立して水素および非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリール、およびヘテロアリールから成る群から選択され、前記アリール、アルキルアリール、アリールアルキルまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよい、アリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR5およびR5aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;および
R6は、非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリールおよびヘテロアリールから成る群から選択され、前記アリール、アルキルアリール、アリールアルキルまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよいアリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく;
R2は、
(1)OH、
(2)1−アダマンタンアミノ、
(3)2−アダマンタンアミノ、
(4)3−アミノ−1−アダマンタンアミノ、
(5)1−アミノ−3−アダマンタンアミノ、
(6)3−低級アルキルアミノ−1−アダマンタンアミノ、
(7)1−低級アルキルアミノ−3−アダマンタンアミノ、
(8)アミノ、
(9)NR9R9a
から成る群から選択され、式中、R9およびR9aは、独立して水素、低級アルキルまたは置換低級アルキルから成る群から選択され、または
R9およびR9aは、それらが結合している原子と一緒になって3員から10員のヘテロシクロアルキル環を形成し、この環は、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)オキソ、
(f)C1−C3−アルキル、
(g)ハロ−C1−C3−アルキル、および
(h)C1−C3−アルコキシ−C1−C3−アルキル
から成る群から独立して選択される1以上の置換基で必要に応じて置換されていてもよく;
R2Aは、
(1)1−アダマンタンアミノ、
(2)2−アダマンタンアミノ、
(3)3−アミノ−1−アダマンタンアミノ、
(4)1−アミノ−3−アダマンタンアミノ、
(5)3−低級アルキルアミノ−1−アダマンタンアミノ、
(6)1−低級アルキルアミノ−3−アダマンタンアミノ
から成る群から選択され;および
R3は、水素およびアミノ低級アルキルから成る群から選択され、該アミノ低級アルキルのアミノ基は、非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、アリール、アリールアルキル、アルキルアリール、アルコキシ、アリールオキシ、置換アルコキシ、および置換アリールオキシでさらに置換されている)から成る群から選択される式を有する化合物;
またはその薬学的に許容される塩、エスエル、溶媒和物、立体異性体、互変異性体もしくはプロドラッグが製造される。
本発明の特定の実施形態によれば、様々な置換基としては以下のものであってもよい:
R1Aの範囲内:
R5は水素であってもよく、そしてR5aは非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリール、およびヘテロアリールから成る群から選択され、前記アリール、アルキルアリール、アリールアルキルまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよい、アリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR5およびR5aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよい。
R1Aの範囲内:
R5は水素であってもよく、そしてR5aは非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリール、およびヘテロアリールから成る群から選択され、前記アリール、アルキルアリール、アリールアルキルまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよい、アリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR5およびR5aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよい。
R6は、β−アミノ酸アナログであってもよい。そのような基としては、−CH2CHNH−部分を含むであろう。例えば、R6は、CH2C(R7)(R7a)(NR8R8a)であってもよく、R7、R7a、R8、およびR8aは、上で定義した通りであり、または−CR7R7aは、NR8R8aと一緒になって、ピロリジン環を形成してもよい。
R1の範囲内で、C(=O)CR7R7aNR8R8aは、R7、R8およびR8aがそれぞれHであり、R7aがH、CH3、CH(CH3)2、CH2CH(CH3)2、CH(CH3)CH2CH3、(CH2)4NH2、CH2OH,CH(OH)CH3、CH2COOH、(CH2)2COOH,CH2C(=O)NH2、(CH2)2C(=O)NH2、CH2SH,(CH2)2SCH3,(CH2)3NHC(=NH)NH2,CH2C6H5,CH2C6H4OH、CH2(4−イミダゾリル)またはCH2(3−インドリル)の1つであり、または−CR7R7aは、NR8R8aと一緒になって、ピロリジン環を形成するようなアミノ酸部分であってもよい。
または、R7は、Hであってもよく、およびR7aは、
(1)水素、
(2)C1−C12−アルキル、および
(3)C1−C12−アルキルであって、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)−CO2R5(式中、R5は水素、低級アルキルまたは置換された低級アルキルである)、
(f)−C(=O)NR9R9a、
(g)アミノ、および
(h)−NR9R9a、または
R9およびR9aは、それらが結合している原子と一緒になって3員から10員の、ヘテロシクロアルキル環であり、該環は必要に応じて
(i)ハロゲン、
(ii)ヒドロキシ、
(iii)C1−C3−アルコキシ、
(iv)C1−C3−アルコキシ−C1−C3−アルコキシ、
(v)オキソ、
(vi)C1−C3−アルキル、
(vii)ハロ−C1−C3−アルキル、および
(viii)C1−C3−アルコキシ−C1−C3−アルキル
から成る群から独立して選択される1以上の置換基で置換される、−NR9R9a、
(i)アリール、
(j)置換アリール、
(k)ヘテロアリール、
(l)置換ヘテロアリール、
(m)メルカプト、および
(n)C1−C3−チオアルコキシ
から成る群から選択される1以上の置換基で置換されている、C1−C12−アルキル
から成る群から選択されてもよい。
または、R7は、Hであってもよく、およびR7aは、
(1)水素、
(2)C1−C12−アルキル、および
(3)C1−C12−アルキルであって、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)−CO2R5(式中、R5は水素、低級アルキルまたは置換された低級アルキルである)、
(f)−C(=O)NR9R9a、
(g)アミノ、および
(h)−NR9R9a、または
R9およびR9aは、それらが結合している原子と一緒になって3員から10員の、ヘテロシクロアルキル環であり、該環は必要に応じて
(i)ハロゲン、
(ii)ヒドロキシ、
(iii)C1−C3−アルコキシ、
(iv)C1−C3−アルコキシ−C1−C3−アルコキシ、
(v)オキソ、
(vi)C1−C3−アルキル、
(vii)ハロ−C1−C3−アルキル、および
(viii)C1−C3−アルコキシ−C1−C3−アルキル
から成る群から独立して選択される1以上の置換基で置換される、−NR9R9a、
(i)アリール、
(j)置換アリール、
(k)ヘテロアリール、
(l)置換ヘテロアリール、
(m)メルカプト、および
(n)C1−C3−チオアルコキシ
から成る群から選択される1以上の置換基で置換されている、C1−C12−アルキル
から成る群から選択されてもよい。
さらに、R8およびR8aは、
(1)水素、
(2)C1−C12−アルキル、および
(3)C1−C12−アルキルであって、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)アミノ、および
(f)C1−C3−アルキルアミノ
から成る群から選択される1以上の置換基で置換されている、C1−C12−アルキル
(4)アリールで置換されているC1−C12−アルキル、
(5)置換アリールで置換されているC1−C12−アルキル、
(6)ヘテロアリールで置換されているC1−C12−アルキル、および
(7)置換ヘテロアリールで置換されているC1−C12−アルキル
から成る群から独立して選択されてもよく;または
R8およびR8aは、それらが結合する原子と一緒になって、C3−C7−ヘテロシクロアルキル環を形成し、該環が5員から7員の環であるときは、場合により、−O−、−NH、−N(C1−C6−アルキル−)−、−N(アリール)−、−N(アリール−C1−C6−アルキル−)−、−N(置換−アリール−C1−C6−アルキル−)−、−N(ヘテロアリール)−、−N(ヘテロアリール−C1−C6−アルキル−)−、−N(置換−ヘテロアリール−C1−C6−アルキル−)−、および−S−またはS(=O)n−(式中、nは1または2である)から成る群から選択されるヘテロ官能基を含んでもよい。
(1)水素、
(2)C1−C12−アルキル、および
(3)C1−C12−アルキルであって、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)アミノ、および
(f)C1−C3−アルキルアミノ
から成る群から選択される1以上の置換基で置換されている、C1−C12−アルキル
(4)アリールで置換されているC1−C12−アルキル、
(5)置換アリールで置換されているC1−C12−アルキル、
(6)ヘテロアリールで置換されているC1−C12−アルキル、および
(7)置換ヘテロアリールで置換されているC1−C12−アルキル
から成る群から独立して選択されてもよく;または
R8およびR8aは、それらが結合する原子と一緒になって、C3−C7−ヘテロシクロアルキル環を形成し、該環が5員から7員の環であるときは、場合により、−O−、−NH、−N(C1−C6−アルキル−)−、−N(アリール)−、−N(アリール−C1−C6−アルキル−)−、−N(置換−アリール−C1−C6−アルキル−)−、−N(ヘテロアリール)−、−N(ヘテロアリール−C1−C6−アルキル−)−、−N(置換−ヘテロアリール−C1−C6−アルキル−)−、および−S−またはS(=O)n−(式中、nは1または2である)から成る群から選択されるヘテロ官能基を含んでもよい。
特定の実施形態において、該化合物は、N’−p−BuBnHNCH2COエレモマイシン、N’−スチルベニルHNCH2COエレモマイシン、N’−p−C8H17OBnHNCH2COバンコマイシン、N’−p−C6H17OBnHNCH(CH3)COバンコマイシンおよび2−アダマンタンアミノエレモマイシンの1つであってもよい。
(定義)
特に断りのない限り、本明細書で使用される用語は、当業者によって理解されるようなその通常の意味が与えられるべきである。本発明について理解しやすいように、多くの定義された用語は、本発明の特別の要素を指定するために本明細書では使用される。そのように使用される場合、次の意味が意図される:
本明細書で使用される用語「アルキル」は、飽和の直鎖状または分岐状の炭化水素基を意味し、この基は1個の水素原子が除去されることによって、1と20との間の炭素原子を含む炭化水素部分に由来する。
特に断りのない限り、本明細書で使用される用語は、当業者によって理解されるようなその通常の意味が与えられるべきである。本発明について理解しやすいように、多くの定義された用語は、本発明の特別の要素を指定するために本明細書では使用される。そのように使用される場合、次の意味が意図される:
本明細書で使用される用語「アルキル」は、飽和の直鎖状または分岐状の炭化水素基を意味し、この基は1個の水素原子が除去されることによって、1と20との間の炭素原子を含む炭化水素部分に由来する。
本明細書で使用される用語「アルケニル」は、不飽和の直鎖状または分岐状の炭化水素基を意味し、この基は1個の水素原子が除去されることによって、2と20との間の炭素原子を含む炭化水素部分に由来する。
本明細書で使用される用語「シクロアルキル」は、1個の水素原子が除去されることによって、3と20との間の炭素原子を含む単環式または二環式の飽和炭素環化合物に由来する1価の基を意味する。
本明細書で使用される用語「シクロアルケニル」は、1個の水素原子が除去されることによって、3と20との間の炭素原子を含む単環式または二環式の不飽和炭素環化合物に由来する1価の基を意味する。
本明細書で使用される用語「C1−C3−アルキル」、「C1−C6−アルキル」、および「C1−C12−アルキル」は、飽和の直鎖状または分岐状の炭化水素基を意味し、この基は1個の水素原子が除去されることによって、1と3との間、1と6との間、および1と12との間の炭素原子をそれぞれ含んでいる炭化水素部分に由来する。C1−C3−アルキル基の例としては、メチル、エチル、プロピルおよびイソプロピルを含む。C1−C6−アルキル基の例としては、これらに限定されないが、メチル、エチル、プロピル、イソプロピル、n−ブチル、tert−ブチル、ネオペンチルおよびn−ヘキシルを含む。C1−C12−アルキル基の例としては、これらに制限されないが、メチル、エチル、プロピル、イソプロピル、n−ブチル、tert−ブチル、ネオペンチル、n−ヘキシル、n−ヘプチル、n−オクチル、n−ノニル、n−デシル、n−ウンデシルおよびn−ドデシル(n−docecyl)が挙げられる。
本明細書で使用される用語「置換低級アルキル」は、ハロゲン、アルコキシ、アミノ、アルキルアミノ、ジアルキルアミノ、ヒドロキシ、アリール、ヘテロアリール、アルケンまたはアルキン基から成る1個、2個または3個の基によって置換されたC1−C12−アルキルを意味する。
用語「C3−C12−シクロアルキル」は、1個の水素原子が除去されることによって、単環式または二環式の飽和炭素環化合物に由来する1価の基を意味する。例示としては、シクロプロピル、シクロブチル、シクロペンチル、シクロヘキシル、ビシクロ[2.2.1]ヘプチル、およびビシクロ[2.2.2]オクチルが挙げられる。
本明細書で使用される用語「C1−C3−アルコキシ」、「C1−C6−アルコキシ」は、酸素原子を介して親の分子部分に結合している、上に定義したC1−C3−アルキル基およびC1−C6−アルキル基を意味する。C1−C6−アルコキシ基の例としては、これらに限定されることはないが、メトキシ、エトキシ、プロポキシ、イソプロポキシ、n−ブトキシ、tert−ブトキシ、ネオペントキシルおよびn−ヘキソキシが挙げられる。
用語「オキソ」は、上に定義したアルキル基中の1個の炭素原子上の2個の水素原子が1個の酸素原子(つまりカルボニル基)で置換されている基を意味する。
本明細書で使用される用語「アリール」は、これらに限定はされないが、フェニル、ナフチル、テトラヒドロナフチル、インダニル、インデニルなどを含む1個または2個の芳香族環を有する単環式または二環式の炭素環系を意味し、低級アルキル、置換低級アルキル、ハロアルキル、C1−C12−アルコキシ、チオアルコキシ、C1−C12−チオアルコキシ、アリールオキシ、アミノ、アルキルアミノ、ジアルキルアミノ、アシルアミノ、シアノ、ヒドロキシ、ハロゲン、メルカプト、ニトロ、カルボキシアルデヒド、カルボキシ、アルコキシカルボニルおよびカルボキサミドから独立して選択される1個、2個または3個の置換基で置換されている(二環式のアリール基を含む)か、または非置換のものである。さらに、置換アリール基としては、テトラフルオロフェニルおよびペンタフルオロフェニルが挙げられる。
本明細書で使用される用語「アリールアルキル」は、1と12との間の炭素原子のアルキル基を介して親の分子部分に結合する、上に定義したアリール基を意味する。
本明細書で使用される用語「アルキルアリール」は、アリール基を介して親の分子部分に結合する、先に定義したアルキル基を意味する。
本明細書で使用される用語「ハロ」および「ハロゲン」は、フッ素、塩素、臭素およびヨウ素から選択される原子を意味する。
用語「アルキルアミノ」は、構造−NHR’(R’は先に定義したアルキル)を有する基を意味する。アルキルアミノの例としては、メチルアミノ、エチルアミノ、イソプロピルアミノなどが挙げられる。
本明細書で使用される用語「低級アルキルアミノ」は、窒素原子を介して親の分子部分に結合する、上に定義したC1−C6−アルキル基を意味する。C1−C3−アルキルアミノの例としては、これらに限定されないが、メチルアミノ、ジメチルアミノ、エチルアミノ、ジエチルアミノ、およびプロピルアミノなどが挙げられる。
用語「ジアルキルアミノ」は、構造−NHR’R”(R’およびR”は先に定義したアルキルから独立して選択される)を有する基を意味する。さらに、R’およびR”は、一緒になって必要に応じて−(CH2)k−であってもよく、式中kは2から6の整数である。ジアルキルアミノの例としては、ジメチルアミノ、ジエチルアミノ、メチルプロピルアミノ、ピペリジノなどを含む。
用語「ハロアルキル」は、1個、2個または3個のハロゲン原子がそれに結合している、上に定義したアルキル基を意味し、クロロメチル、ブロモエチル、トリフルオロメチルなどの基が例示される。
用語「アルコキシカルボニル」は、エステル基を表す;すなわちメトキシカルボニル、エトキシカルボニルなどのカルボニル基を介して親の分子部分に結合しているアルコキシ基である。
用語「チオアルコキシ」は、硫黄原子を介して親の分子部分に結合している、先に定義したアルキル基を意味する。
本明細書で使用される用語「カルボキシアルデヒド」は、式−CHOの基を意味する。
本明細書で使用される用語「カルボキシ」は、式−CO2Hの基を意味する。
本明細書で使用される用語「カルボキサミド」は、式−CONHR’R”の基を意味し、式中、R’およびR”は、水素、アルキルから独立して選択され、またはR’およびR”は、一緒になって場合により−(CH2)k−(kは2から6の整数である)であってもよい。
本明細書で使用される用語「ヘテロアリール」は、5から10個の環原子を有する環状または二環式の芳香族基を意味し、各環において該環または二環式環の少なくとも1個の原子が、場合により置換されていてもよいS、O、およびNから選択される;ゼロ個、1個または2個の環原子は、場合により置換されていてもよいS、O、およびNから独立して選択される付加的なヘテロ原子である;および残りの環原子は炭素であり、該芳香族基は、任意の環原子を介して分子の残余に結合している、例えばピリジル、ピラジニル、ピリミジニル、ピロリル、ピラゾリル、イミダゾリル、チアゾリル、オキサゾリル、イソオキサゾリル、チアジアゾリル、オキサジアゾリル、チオフェニル、フラニル、キノリニル、イソキノリニル、ナフチリジニルなどである。
本明細書で使用される用語「ヘテロシクロアルキル」は、非芳香族性の、部分的に不飽和されているか、または完全に飽和された3員から10員の環系を意味し、該環は、3から8個の原子の大きさの単環および二環式もしくは三環式の環系を含み、該二環式もしくは三環式の環系は、非芳香族性の環に縮合している、芳香族性の6員のアリール環またはヘテロアリール環である。これらのヘテロシクロアルキル環は、酸素、硫黄及び窒素から独立して選択される1個から3個のヘテロ原子を有する環であり、該環では窒素および硫黄のヘテロ原子は、場合により、酸化されていてもよく、窒素ヘテロ原子は場合により4級化されていてもよい。代表的なヘテロシクロアルキル環としては、これらに限定されないが、ピロリジニル、ピラゾリニル、ピラゾリジニル、イミダゾリニル、イミダゾリジニル、ピペリジニル、ピペラジニル、オキサゾリジニル、イソオキサゾリジニル、モルホリニル、チアゾリジニル、イソチアゾリジニル、およびテトラヒドロフリルが挙げられる。
本明細書で使用される用語「ヘテロアリールアルキル」は、1から12個の炭素原子のアルキル基を介して親の分子部分に結合する、上に定義したヘテロアリール基を意味する。
「保護基」は、例えばヒドロキシル、ケトンまたはアミンなどの官能基を合成操作の間、望ましくない反応に対して保護すること、および選択的に除去され得ることが当該分野で知られている、容易に除去可能な基を意味する。保護基の使用は、合成操作の間、望ましくない反応に対する保護基として当該分野でよく知られており、多くのそのような保護基が公知である;参照、例えばT.H.GreenおよびP.G.M.Wuts,Protective Groups in Organic Synthesis,第2版,John Wiley& Sons,New York(1991)。水酸基の保護基としては、これらに限定はされないが、メチルチオメチル、tert−ジメチルシリル、tert−ブチルジフェニルシリル、メトキシメチルなどのエーテル、およびアセチル、ベンゾイルなどのエステルが挙げられる。ケトン保護基の例としては、これらに限定はされないが、ケタール類、オキシム類、O−置換オキシム類が挙げられ、O−置換オキシム類としては、例えばO−ベンジルオキシム、O−フェニルチオメチルオキシム、1−イソプロポキシシクロヘキシルオキシムなどが挙げられる。アミノ保護基の例としては、これらに限定はされないが、tert−ブトキシカルボニル(Boc)およびカルボベンジルオキシ(Cbz)が挙げられる。
用語「アミノ酸」は、DまたはLの立体化学を有するアミノ酸を意味し、20の必須アミノ酸に見られる側鎖以外の側鎖を有する合成の非天然アミノ酸をも意味する。非天然アミノ酸は、市販のものを利用することもできるし、あるいは米国特許第5,488,131およびその中の引用文献に従って製造することもできる。アミノ酸は、さらに置換されてアミノ、カルボキシ、または側鎖基に対する修飾を含む。これらの修飾は、ペプチド合成において通常使用される多くの保護基を含む(T.H.GreenおよびP.G.M.Wuts,Protective Groups in Organic Synthesis,第2版,John Wiley& Sons,New York,1991)。
本明細書で使用される用語「置換アリール」は、ここで定義したアリール基を意味し、該アリール基上の1個、2個または3個の水素原子は、Cl、Br、F、I、OH、CN、C1−C12−アルキル、C1−C12−アルコキシ、アリール置換C1−C12−アルコキシ、置換アリール置換C1−C12−アルコキシ、ハロアルキル、チオアルキル、アミノ、アルキルアミノ、ジアルキルアミノ、メルカプト、ニトロ、カルボキシアルデヒド、カルボキシ、アルコキシカルボニルおよびカルボキサミドで独立した置換により置換されている。さらに、任意の置換基は、アリール、ヘテロアリール、またはヘテロシクロアルキル基であってもよい。
本明細書で使用される用語「置換ヘテロアリール」は、本明細書で定義したヘテロアリール基を意味し、該ヘテロアリール基上の1個、2個または3個の水素原子は、Cl、Br、F、I、OH、CN、C1−C12−アルキル、C1−C12−アルコキシ、アリール置換C1−C12−アルコキシ、ハロアルキル、チオアルキル、アミノ、アルキルアミノ、ジアルキルアミノ、メルカプト、ニトロ、カルボキシアルデヒド、カルボキシ、アルコキシカルボニルおよびカルボキサミドで独立した置換により置換されている。さらに、任意の置換基は、アリール、ヘテロアリール、またはヘテロシクロアルキル基であってもよい。
本明細書で使用される用語「置換ヘテロシクロアルキル」は、本明細書で定義したヘテロシクロアルキル基を意味し、該ヘテロシクロ環上の1個、2個または3個の水素原子は、Cl、Br、F、I、OH、CN、C1−C12−アルキル、C1−C12−アルコキシ、アリール置換C1−C12−アルコキシ、ハロアルキル、チオアルキル、アミノ、アルキルアミノ、ジアルキルアミノ、メルカプト、ニトロ、カルボキシアルデヒド、カルボキシ、アルコキシカルボニルおよびカルボキサミドで独立した置換により置換されている。さらに、任意の置換基は、アリール、ヘテロアリール、またはヘテロシクロアルキル基であってもよい。
本明細書で使用される用語「アダマンタンアミノ」は、1以上のアミノ置換基を有する、完全に飽和されたトリシクロ[3.3.1.1(3,7)]10員の炭素環系を意味する。例示としては、1−アダマンタンアミノ、2−アダマンタンアミノ、3−アミノ−1−アダマンタンアミノ、1−アミノ−3−アダマンタンアミノ、3−低級アルキルアミノ−1−アダマンタンアミノ、および1−低級アルキルアミノ−3−アダマンタンアミノが挙げられる。
本明細書で使用される用語「立体異性体」は、同じ分子式および同じ順序で結合している構成原子を有するが、不斉中心に関する空間における異なる配置を有する化合物の2つの型のどちらかを意味する。本発明の化合物には、多くの不斉中心が存在する。特に断りのある場合を除き、本発明は、様々な異性体およびそれらの混合物を企図する。したがって、特に断りのある場合を除き、立体配向の混合物または決定されたまたは未決定の配向を有する個々の異性体が存在してもよいものとする。
本明細書で使用される用語「互変異性体」は、互変異性を示す化合物の2つの型のどちらかを意味し、それは、ある化合物が水素移動によって2つの互換性の異性体が平衡にある混合物として存在する能力である。カルボニル化合物のケト/エノール型は、互変異性体の例である。それらは少量の酸および塩基の存在下、共鳴安定化アニオン、すなわちエノラートイオンを経由して互変性である。
用語「薬学的に許容される塩」は、それらの健全な医学的判断の範囲内でヒトおよび下等動物の組織に接触した際に、過度の毒性、刺激、アレルギー反応などを与えることなく使用するのに適しており、また、合理的な対危険便益比が釣り合っている塩を意味する。薬学的に許容できる塩は当該分野で周知である。例えば、S.M.Bergeらは、J.Pharmaceutical Sciences、66:1−19(1977)で薬学的に許容される塩について詳細に説明しており、これは、本明細書中に参考として援用される。塩類は、本発明の化合物の最終的な分離および精製中に、あるいは別々に適切な有機酸で遊離の塩基の官能基を反応させることにより、インサイチュ(in situ)で製造することができる。薬学的に許容される、無毒性の酸付加塩の例としては、塩酸、臭化水素酸、燐酸、硫酸および過塩素酸などの無機酸、または酢酸、蓚酸、マレイン酸、酒石酸、クエン酸、コハク酸およびマロン酸などの有機酸を用いて形成されるアミノ基の塩であり、あるいはイオン交換など当該分野で使用される他の方法を用いて形成されるアミノ基の塩が挙げられる。他の薬学的に許容される塩としては、アジピン酸塩、アルギン酸塩、アスコルビン酸塩、アスパラギン酸塩、ベンゼンスルホン酸塩、安息香酸塩、硫酸水素塩、硼酸塩、酪酸塩、カンファー酸塩、カンファースルホン酸塩、クエン酸塩、シクロペンタンプロピオン酸塩、ジグルコン酸塩、ドデシル硫酸塩、エタンスルホン酸塩、ギ酸塩、フマール酸塩、グルコヘプトン酸塩、グリセロリン酸塩、グルコン酸塩、ヘミ硫酸塩、ヘプタン酸塩、ヘキサン酸塩、ヨウ化水素酸塩、2−ヒドロオキシ−エタンスルホン酸塩、ラクトビオン酸塩、乳酸塩、ラウリン酸塩、ラウリル硫酸塩、リンゴ酸塩、マレイン酸塩、マロン酸塩、メタンスルホン酸塩、2−ナフタレンスルホン酸塩、ニコチン酸塩、硝酸塩、オレイン酸塩、シュウ酸塩、パルミチン酸塩、パモ酸塩、ペクチン酸塩、過硫酸塩、3−フェニルプロピオン酸塩、燐酸塩、ピクリン酸塩、ピバリン酸塩、プロピオン酸塩、ステアリン酸塩、コハク酸塩、硫酸塩、酒石酸塩、チオシアン酸塩、p−トルエンスルホン酸塩、ウンデカン酸塩、吉草酸塩などが挙げられる。代表的なアルカリ金属塩またはアルカリ土類金属塩としては、ナトリウム、リチウム、カリウム、カルシウム、マグネシウムなどが挙げられる。さらに、薬学的に許容される塩類は、ハロゲン化物、水酸化物、カルボン酸塩、硫酸塩、リン酸塩、硝酸塩、低級アルキルスルホン酸塩およびアリールスルホン酸塩などのカウンターイオンを使用して形成される、適切であれば、無毒性のアンモニウム、第四級アンモニウム、およびアミンカチオンを含む。
用語「薬学的に許容されるエステル」は、インビボで加水分解するエステルを意味し、ヒトの体内で容易に分解されて親化合物またはその塩となるエステルを含む。適切なエステル基としては、例えば、薬学的に許容される脂肪族カルボン酸類、特にアルカノール酸、アルケノ−ル酸、シクロアルカノール酸およびアルカンジオール酸に由来するエステルが挙げられ、それらにおいて、各アルキルまたはアルケニル部分は6個以下の炭素原子を有するエステルが有利である。特定のエステルの代表例としては、これらに制限されないが、ギ酸エステル、酢酸エステル、プロピオン酸エスエル、酪酸エステル、アクリル酸エステルおよびコハク酸エチルが挙げられる。
本明細書で使用される用語「溶媒和物」は、溶媒和、つまり溶媒分子と本発明の化合物から成る溶質の分子またはイオンの組み合わせによって形成される化合物を意味する。用語「薬学的に許容される溶媒和物」は、それらの健全な医学的判断の範囲内でヒトおよび下等動物の組織に接触した際に、過度の毒性、刺激、アレルギー反応などを与えることなく使用するのに適しており、また、合理的な対危険便益比が釣り合っている溶媒和物を意味する。薬学的に許容される溶媒和物は当該分野でよく知られている。
用語「薬学的に許容されるプロドラッグ」は、それらの健全な医学的判断の範囲内でヒトおよび下等動物の組織に接触した際に、過度の毒性、刺激、アレルギー反応を与えることなく使用するのに適しており、また、合理的な対危険便益比が釣り合っており、意図された使用に対して有効である、本発明の化合物のみならず、可能ならば、本発明の双性イオン型のこれらプロドラッグを意味する。用語「プロドラッグ」は、急速に生体内で変換されて上記式の親化合物を、例えば血液中における加水分解により、生成させる化合物を意味する。例えば、徹底的な考察がT.HiguchiとV.Stellaらの,Prro−drugs as Novel Delivery Systems、Vol.14 of the A.C.S.Symposium Series,およびEdward B.Roche編集のBioreversible Carriers in Drug Design、American Pharmaceutical Association and Pergamon Press、1987に提供されている。これらは両方、本明細書中に参考として援用される。
(合成法)
本発明の化合物の合成は、以下の通りに広範囲に要約することができる。本発明の化合物は、アミド形成条件のもとで官能基化されているか、または官能基化されていないグリコペプチドを、適切なアシル、アルキル、および/またはアミノ基とカップリングすることによって製造し得る。特に、本発明の半合成グリコペプチドは、エレモマイシン、A82846B、バンコマイシン、テイコプラニンまたはA−40,926などの骨格を、
特にこれらの骨格上のアミノ置換糖部分におけるアミノ置換基の、ある種のアシル基(特に、アミノ酸およびそれらの誘導体)によるアシル化;および/または
これらの骨格の大環状の環上における酸部分の、ある種の置換されたアミドへの変換反応;または、
これらの骨格上にあるアミノ置換糖部分におけるアミノ置換基の、ある種のアルキル基によるアルキル化修飾、もしくはこれらの骨格上にあるアミノ置換糖部分におけるアミノ置換基の、ある種のアルキル基(β−アミノ酸またはそれらの誘導体が挙げられる)によるアシル化修飾と、これらの骨格の大環状の環上における酸部分の、ある種の置換されたアミドへの変換反応との組み合わせ、
による修飾によって製造される。
本発明の化合物の合成は、以下の通りに広範囲に要約することができる。本発明の化合物は、アミド形成条件のもとで官能基化されているか、または官能基化されていないグリコペプチドを、適切なアシル、アルキル、および/またはアミノ基とカップリングすることによって製造し得る。特に、本発明の半合成グリコペプチドは、エレモマイシン、A82846B、バンコマイシン、テイコプラニンまたはA−40,926などの骨格を、
特にこれらの骨格上のアミノ置換糖部分におけるアミノ置換基の、ある種のアシル基(特に、アミノ酸およびそれらの誘導体)によるアシル化;および/または
これらの骨格の大環状の環上における酸部分の、ある種の置換されたアミドへの変換反応;または、
これらの骨格上にあるアミノ置換糖部分におけるアミノ置換基の、ある種のアルキル基によるアルキル化修飾、もしくはこれらの骨格上にあるアミノ置換糖部分におけるアミノ置換基の、ある種のアルキル基(β−アミノ酸またはそれらの誘導体が挙げられる)によるアシル化修飾と、これらの骨格の大環状の環上における酸部分の、ある種の置換されたアミドへの変換反応との組み合わせ、
による修飾によって製造される。
特に、本発明の半合成グリコペプチドは、エレモマイシン、A82846B、バンコマイシン、テイコプラニンまたはA−40,926の骨格:
(a)該化合物のアミノ置換糖部分におけるアミノ置換基の、構造−C(=O)CR7R7aNR8R8aを有するアシル基によるアシル化
(b)該化合物の大環状の環上における酸部分の、R2によって定義された置換アミドによる変換反応、および
(c)上記(a)と(b)との組み合わせ、
(d)上記(b)と、該化合物のアミノ置換糖部分におけるアミノ置換基の、構造−C(=O)R6を有するアシル基によるアシル化との組み合わせ、
(e)上記(b)と、該化合物のアミノ置換糖部分におけるアミノ置換基の、構造−CHR5R5aを有するアルキル基によるアルキル化との組み合わせ、
から成る群から選択される方法により修飾して、
化合物の合成は、さらに収率を最大限にするため、所望されない副産物を最小にするため、あるいは精製の容易さを改善するために、保護基またはブロッキング基の使用を含んでもよい。本発明の化合物の具体的な合成例は、下記の実施例において提供される。
(医薬組成物)
本発明の医薬組成物は、1つ以上の薬学的に許容される担体と一緒に製剤化された本発明の治療上有効な量の化合物を含む。本明細書で使用される用語「薬学的に許容される担体」は無毒性で不活性な固体、半固体もしくは液体の充填剤、希釈剤、カプセル化剤または任意のタイプの製剤化助剤を意味する。薬学的に許容される担体として機能し得る材料のいくつかの例としては、ラクトース、グルコース、蔗糖などの糖類;コーンスターチ、ポテトスターチなどの澱粉;カルボキシルメチルセルロースナトリウム、エチルセルロース、酢酸セルロースなどのセルロースおよびその誘導体;粉末トラガカント;麦芽;ゼラチン;タルク;カカオバター、坐薬用ワックスなどの賦形薬;落花生油、綿実油などの油;サフラワー油;胡麻油;オリーブオイル;トウモロコシ油および大豆油;プロピレングリコールなどのグリコール類;オレイン酸エチル、ラウリン酸エチルなどのエステル類;寒天;水酸化マグネシウム、水酸化アルミニウムなどの緩衝剤;アルギン酸;パイロジェンフリー水;等張生理食塩水;リンゲル液;エチルアルコール、およびリン酸緩衝液、同様にラウリル硫酸ナトリウム、ステアリン酸マグネシウムなどの他の無毒相容性の滑沢剤が挙げられ、同様に着色剤、放出剤、コーティング剤、甘味剤、風味剤、芳香剤、防腐剤および酸化防止剤が、さらに製剤を処方する人の判断によって組成物中に含ませることもできる。本発明の医薬組成物は、ヒトおよび他の動物に、経口投与、経腸投与、非経口投与、大槽内投与、経膣投与、腹腔内投与、局所投与(粉末、軟膏、またはドロップ剤として)、舌下投与、または経口もしくは経鼻スプレー投与、または吸入用液体エアロゾルもしくは粉末製剤投与することができる。
本発明の医薬組成物は、1つ以上の薬学的に許容される担体と一緒に製剤化された本発明の治療上有効な量の化合物を含む。本明細書で使用される用語「薬学的に許容される担体」は無毒性で不活性な固体、半固体もしくは液体の充填剤、希釈剤、カプセル化剤または任意のタイプの製剤化助剤を意味する。薬学的に許容される担体として機能し得る材料のいくつかの例としては、ラクトース、グルコース、蔗糖などの糖類;コーンスターチ、ポテトスターチなどの澱粉;カルボキシルメチルセルロースナトリウム、エチルセルロース、酢酸セルロースなどのセルロースおよびその誘導体;粉末トラガカント;麦芽;ゼラチン;タルク;カカオバター、坐薬用ワックスなどの賦形薬;落花生油、綿実油などの油;サフラワー油;胡麻油;オリーブオイル;トウモロコシ油および大豆油;プロピレングリコールなどのグリコール類;オレイン酸エチル、ラウリン酸エチルなどのエステル類;寒天;水酸化マグネシウム、水酸化アルミニウムなどの緩衝剤;アルギン酸;パイロジェンフリー水;等張生理食塩水;リンゲル液;エチルアルコール、およびリン酸緩衝液、同様にラウリル硫酸ナトリウム、ステアリン酸マグネシウムなどの他の無毒相容性の滑沢剤が挙げられ、同様に着色剤、放出剤、コーティング剤、甘味剤、風味剤、芳香剤、防腐剤および酸化防止剤が、さらに製剤を処方する人の判断によって組成物中に含ませることもできる。本発明の医薬組成物は、ヒトおよび他の動物に、経口投与、経腸投与、非経口投与、大槽内投与、経膣投与、腹腔内投与、局所投与(粉末、軟膏、またはドロップ剤として)、舌下投与、または経口もしくは経鼻スプレー投与、または吸入用液体エアロゾルもしくは粉末製剤投与することができる。
経口投与のための液体製剤としては、薬学的に許容される乳剤、マイクロエマルジョン、溶液製剤、懸濁剤、シロップおよびエリキシル剤が挙げられる。活性化合物に加えて、液体製剤は、例えば水あるいは他の溶剤などの当該分野で通常使用されている不活性希釈剤、可溶化剤および乳化剤、例えば、エチルアルコール、イソプロピルアルコール、炭酸エチル、酢酸エチル、ベンジルアルコール、安息香酸ベンジル、プロピレングリコール、1、3−ブチレングリコール、ジメチルホルムアミド、油(特に、綿実油、地下に実を結ぶ植物の油、トウモロコシ油、胚芽油、オリーブ油、ヒマシ油、およびゴマ油)、グリセリン、テトラヒドロフルフリルアルコール、ポリエチレングリコールおよびソルビタン脂肪酸エステル、およびそれらの混合物を含んでもよい。経口組成物は、不活性な希釈剤に加えて、さらに湿潤剤、乳化剤および懸濁化剤、甘味剤、風味剤および芳香剤などの補助剤を含むこともできる。
注射製剤、例えば、無菌の水性または油性の懸濁液は、適切な分散剤または湿潤剤および懸濁化剤を使用して、公知の技術によって製剤化され得る。この無菌注射剤は、無毒性の非経口的に許容される希釈剤または溶剤中の、例えば1、3−ブタンジオール溶液として、無菌の注射溶液、懸濁液または乳化液であってもよい。使用され得る、許容される溶剤または溶媒としては、水、リンゲル液(米国薬局方)、および生理食塩水が挙げられる。さらに、無菌の固定油が、溶媒または懸濁化媒体として通常使用される。この目的のために、合成モノ−グリセリドまたはジ−グリセリドを始めとする、刺激のない任意の固定油も使用することができる。さらに、オレイン酸などの脂肪酸は、注射剤の製造に使用される。
注射製剤は、例えば細菌捕捉フィルタで濾過したり、あるいは使用の直前に無菌水または他の無菌注射用媒体に溶解または分散できるような滅菌剤を無菌固体組成物の形で添加することにより、無菌化することができる。
薬剤の効果を持続するために、しばしば、皮下または筋肉内注射により薬剤の吸収を遅らせることが望ましい。これは、水に対する難溶性の結晶または無定形物質の液体懸濁液を使用することにより達成できる。薬剤の吸収速度は、溶解速度に依存し、溶解速度が今度は結晶のサイズと結晶の形に依存する。また、非経口的に投与した薬剤の吸収の徐放性は、薬剤を油性溶剤に溶解または懸濁することにより達成される。注射可能な蓄積剤は、ポリラクチド−ポリグリコライドのような生分解性ポリマー中で薬剤のマイクロカプセルマトリックスを形成することによって製造できる。薬剤とポリマーとの比および採用した特定のポリマーの性質に依存して、薬剤の放出速度が制御できる。他の生分解性ポリマーとしては、ポリ(オルトエステル)、ポリ(酸無水物)が含まれる。蓄積型注射製剤は、体組織と相容性であるリポソームまたはマイクロエマルジョンに薬剤をトラップすることにより調製することもできる。
直腸投与又は膣投与のための組成物は、ココアバター、ポリエチレングリコール、又は坐薬用ワックスのような適切な非刺激性の賦形剤又は担体と本発明の化合物とを混合することにより調製される坐薬であることが好ましい。ココアバター等は、室温では固体であるが、体温では液体であり、従って直腸または膣内で溶解し、活性化合物を放出する。
経口投与のための固形製剤の剤型としては、カプセル、錠剤、丸剤、粉剤、および顆粒剤が挙げられる。そのような固形製剤では、活性化合物は、少なくとも1種以上の不活性な、薬学的に許容される賦形剤または担体と混合される。そのような賦形剤または担体としては、クエン酸ナトリウム、リン酸二カルシウム、および/またはa)充填剤または増量剤、例えば澱粉、乳糖、蔗糖、グルコース、マニトール、およびケイ酸など、b)結合剤、例えばカルボキシメチルセルロース、アルギン酸、ゼラチン、ポリビニルピロリドン、蔗糖、およびアラビアゴムなど、c)湿潤剤、例えばグリセロールなど、d)崩壊剤、例えば寒天、炭酸カルシウム、馬鈴薯またはタピオカデンプン、アルギン酸、ある種のケイ酸塩、および炭酸ナトリウムなど、e)溶出遅延剤、例えばパラフィンなど、f)吸収促進剤、例えば第四級アンモニウム化合物など、g)湿潤剤、例えばアセチルアルコール、モノステアリン酸グリセロールなど、h)吸着剤、例えばカオリン、ベントナイトクレイなど、およびi)滑沢剤、例えばタルク、ステアリン酸カルシウム、ステアリン酸マグネシウム、固形ポリエチレングリコール、ラウリル硫酸ナトリウムなど、およびそれらの混合物が挙げられる。カプセル、錠剤、および丸薬の場合、それらの投与剤型は、緩衝剤を含むこともある。
同様のタイプの固形組成物は、乳糖またはミルク糖のみならず高分子量ポリエチレングリコールなどを賦形剤として使用するソフト充填およびハード充填ゼラチンカプセルにおいて充填剤として採用されてもよい。
錠剤、糖衣錠、カプセル、丸剤、および顆粒剤の固形投与剤型は、製剤技術分野で周知の腸溶性コーティングおよび他のコーティングなどのコーティングおよびシェルで調製できる。それらは必要に応じて不透明化剤を含んでも良いし、腸管の特定の部位でのみ、またはそこで選択的に活性成分(複数を含む)を放出したり、必要に応じて時限放出性の様式で放出する組成物とすることもできる。使用できる埋め込み型組成物の例には重合性物質及びワックス類を含む。
同様のタイプの固形組成物は、乳糖またはミルク糖のみならず高分子量ポリエチレングリコールなどを賦形剤として使用するソフト充填およびハード充填ゼラチンカプセルにおいて充填剤として採用されてもよい。
活性化合物は、また、前記した1以上の賦形剤を使用してマイクロにカプセルに封入した形態とすることもできる。錠剤、糖衣錠、カプセル剤、丸剤、および顆粒剤の固形製剤は、製剤技術分野で周知の腸溶性コーティング、放出制御コーティングおよび他のコーティングなどのコーティングおよびシェルを使用して調製できる。そのような固形製剤では、活性化合物は、蔗糖、乳糖または澱粉などの、少なくとも1種の不活性希釈剤で混合されてもよい。そのような投薬製剤は、普通に行われているように、不活性希釈剤以外の追加の物質、例えば、ステアリン酸マグネシウムや微結晶性セルロースなどの打錠用滑沢剤および他の打錠用補助剤を含んでもよい。カプセル剤、錠剤および丸剤の場合には、投薬製剤はまた、緩衝剤を含んでもよい。それらは必要に応じて不透明化剤を含んでもよいし、腸管の特定の部位でのみ、またはそこで選択的に活性成分(複数を含む)を放出したり、必要に応じて時限放出性の様式で放出する組成物とすることもできる。使用できる埋め込み型組成物の例では重合性物質及びワックス類を含む。
本発明の化合物の局所的または経皮的な投与のための製剤は、軟膏、ペースト、クリーム、ローション、ゲル、パウダー、溶液、スプレー、吸入剤あるいはパッチ剤を含む。活性成分は、薬学的に許容される担体および任意の必要とされる防腐剤または緩衝剤と、滅菌条件下で混合される。眼科用の製剤、点耳薬などもまた、本発明の範囲内のものと考えられる。
軟膏、ペースト、クリームおよびゲルは、本発明の活性化合物に加えて、動物性および植物性の油脂、油、ワックス、パラフィン、澱粉、トラガカント、セルロース誘導体、ポリエチレングリコール、シリコン、ベントナイト、ケイ酸、タルクおよび酸化亜鉛、並びにそれらの混合物などの賦形剤を含んでもよい。
本発明の組成物は、また、液体のエアゾールあるいは吸入可能な乾燥粉末として送達させるために製剤化してもよい。液体のエアゾール製剤は、バクテリアが慢性気管支炎や肺炎のような気管支炎の患者に存在するところで、終末細気管支および呼吸細気管支に送達することができる粒子サイズへ主として噴霧化され得る。病原細菌は、気道を通って下方の気管支、細気管支および肺実質、特に終末細気管支および呼吸細気管支に、通常、存在する。感染悪化の間には、細菌はまた、肺胞中にも存在することができる。液体のエアゾールおよび吸入可能な乾燥粉末製剤は、気管支ツリーを通って終末細気管支および最終的には実質組織に送達されるのが好ましい。
本発明のエアゾール化製剤は、特定のジェット式振動多孔性プレートまたは超音波ネブライザなどのエアゾール形成器を使用して、好ましくは主として1μから5μの質量中位平均径を有するエアゾール粒子の形成を可能にするように選択されて送達される。さらに、この製剤は、釣り合いのとれた浸透圧イオン強度および塩化物濃度を有し、感染部位に本発明の化合物の有効な用量を送達し得る、最小のエアゾール容量を有する。さらに、このエアゾール製剤は、気道の機能を害することはなく、そして所望されない副作用も生じない。
本発明のエアゾール製剤の投与に適したエアゾール噴霧装置は、例えば、ジェット式振動多孔性プレート、超音波ネブライザおよび電気式乾燥粉末吸入器が挙げられ、これらは本発明の製剤を主として1μから5μのサイズ範囲のエアゾール粒子サイズへ霧状にすることができる。この適用手段において、「主として」とは、発生した全てのエアゾール粒子の少なくとも70%が、しかし、好ましくは90%超が、1μから5μ内にあることを意味する。ジェット式ネブライザは、液体溶液をエアゾール液滴に破壊する空気圧力によって作動する。振動式多孔性プレートネブライザは、溶媒液滴を多孔性プレートを通して押し出すための迅速に振動する多孔性プレートによって生じた音波真空を用いることによって作動する。超音波ネブライザは、液体に剪断をかけ小さなエアゾール液滴とする圧電性結晶によって作動する。種々の適切なデバイスが利用可能であるが、例えば、AeroNeb(登録商標)およびAeroDose(登録商標)振動式多孔性プレートネブライザ(AeroGen,Inc.,Sunnyvale,California)、Sidestream(登録商標)ネブライザ(Medic−Aid Ltd.,West Sussex,England)、Pari LC(登録商標)およびPari LC Star(登録商標)ジェットネブライザ(Pari Respiratory Equipment,Inc.,Richmond,Virginia)、およびAerosonicTM(DeVilbiss Medizinische Produkte(Deutschland)GmbH,Heiden,Germany)およびUltraAire(登録商標)(Omron Healthcare,Inc.,Vernon Hills,Illinois)超音波ネブライザが挙げられる。
また、本発明の化合物は、局所用粉末および噴霧剤として用いるために製剤化することもでき、該製剤は本発明の化合物に加えて、ラクトース、タルク、ケイ酸、水酸化アルミニウム、ケイ酸カルシウムおよびポリアミド粉末、またはこれらの物質の混合物などの賦形剤を含むことができる。噴霧剤は、さらにクロロフルオロハイドロカーボンのような慣用的な推進剤を含有することができる。
経皮パッチは、化合物の身体への制御された送達を供する付加的な利点を有する。そのような投与剤形は、当該化合物を適当な媒体に溶解または分注することによって調製することができる。また、吸収促進剤を用いて、皮膚を通過しての化合物の浸透を増加させることもできる。該速度は、速度制御膜を供することによって、または当該化合物をポリマーマトリックスまたはゲルに分散させることによって制御することができる。
本発明の治療方法によれば、所望の結果を達成するのに必要な量および時間で、治療的有効量の本発明の化合物を患者に投与することによって、ヒトまたは下等哺乳動物などの患者における細菌感染症を治療するか、または予防する。本発明の化合物の「治療的有効量」とは、任意の医療的治療に適用できる合理的な対危険便益比で、細菌感染症を治療するのに十分な量の化合物を意味する。しかしながら、本発明の化合物および組成物の1日当たりの合計用量は、健全な医学的判断の範囲内で主治医によって決定されることが理解されるであろう。いずれかの特定の患者のための特定の治療上有効な用量のレベルは、治療すべき疾患および疾患の重症度;使用する具体的化合物の活性;使用する特定の組成物;患者の年齢、体重、一般的健康、性別およびダイエット;投与時間、投与経路、および使用する特定の化合物の排泄速度;治療の継続;使用する特定の化合物と組み合わせる、または同時に用いる薬剤;医療分野でよく知られた同様な因子を含む種々の因子、に依存するであろう。
単一または分割用量で、ヒトまたは他の哺乳動物に投与される本発明の化合物の1日当たりの合計用量は、例えば、0.01から50mg/kg体重、またはより一般的には0.1から25mg/kg体重の量とすることができる。単一用量組成物は、1日当たりの用量を調製するためにそのような量またはその約数を含むことができる。一般に、本発明による治療方法は、単一または複数用量中の1日当たり本発明の化合物の約10mgから約2000mgをそのような治療を必要とする患者に投与することを含む。
以下の実施例は、本発明による半合成グリコペプチドの合成、特性および活性並びに適用に関する細部事項を提供するものである。以下の実施例は代表例のみであり、本発明がこれらの実施例において述べられた細かな事項によっては制限されるものではないことを理解すべきである。
(実施例1:N’−アルキルアミノアシル化エレモマイシンおよびバンコマイシン誘導体の合成)
N’−アルキルアミノアシル化エレモマイシンまたはバンコマイシン誘導体は、保護されていないエレモマイシンまたはバンコマイシンを、RCH2N(Fmoc)CH2COOSu(式中、R=p−BuPh、p−CIPhPh、p−BuOPhおよびp−オクチルOPh)で処理し、次いでDMSO中、10%のジエチルアミンで脱保護して製造した。エレモマイシン誘導体は、およそ30%から50%の収率で得られた。バンコマイシン誘導体は、およそ30%から60%の収率で得られた。出発原料のグリシン誘導体は、スキーム1、および工程I、IIおよびIIIに関連する記載中で、以下に示され、記述されるように合成する。
N’−アルキルアミノアシル化エレモマイシンまたはバンコマイシン誘導体は、保護されていないエレモマイシンまたはバンコマイシンを、RCH2N(Fmoc)CH2COOSu(式中、R=p−BuPh、p−CIPhPh、p−BuOPhおよびp−オクチルOPh)で処理し、次いでDMSO中、10%のジエチルアミンで脱保護して製造した。エレモマイシン誘導体は、およそ30%から50%の収率で得られた。バンコマイシン誘導体は、およそ30%から60%の収率で得られた。出発原料のグリシン誘導体は、スキーム1、および工程I、IIおよびIIIに関連する記載中で、以下に示され、記述されるように合成する。
(スキーム1)
N’−(p−オクチルOPhCH2NHCH2CO)バンコマイシンのための原料試薬の合成
N’−(p−オクチルOPhCH2NHCH2CO)バンコマイシンのための原料試薬の合成
室温で攪拌しながら、1mmolの適切なアルデヒドのTHF(テトラヒドロフラン)溶液および1.5mmolのNaCNBH3を、グリシン(2mmol)のTHF:H2O(1:1)混合液に少しずつ添加した。反応混合物を4時間撹拌し、次に水を加えた。得られた混合液を減圧蒸発しTHFを除去し、石油エーテルで3回抽出した。その後、水性画分をシリカゲルと共に減圧蒸発乾固し、CHCl3で予め平衡化したシリカゲルを用いてクロマトグラフィカラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(3:1:0.05)系で10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧下、蒸発乾固した。収率は30%から50%であった。
II.RCH2N(Fmoc)CH2COOHの合成
室温で攪拌しながら、3mmolのトリエチルアミンおよび1.5mmolのFmocOSuのTHF溶液を、RCH2NHCH2COOH(1mmol)のTHF:H2O(1:1)混合液に少しずつ添加した。反応混合物を4時間撹拌し、次に水を加えた。得られた混合液を減圧蒸発しTHFを除去し、石油エーテルで3回抽出した。その後、水性画分をシリカゲルと共に減圧蒸発乾固し、CHCl3で予め平衡化したシリカゲルを用い、クロマトグラフィカラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(5:1:0.05)系で10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧下で蒸発乾固した。収率は50%から80%であった。
室温で攪拌しながら、3mmolのトリエチルアミンおよび1.5mmolのFmocOSuのTHF溶液を、RCH2NHCH2COOH(1mmol)のTHF:H2O(1:1)混合液に少しずつ添加した。反応混合物を4時間撹拌し、次に水を加えた。得られた混合液を減圧蒸発しTHFを除去し、石油エーテルで3回抽出した。その後、水性画分をシリカゲルと共に減圧蒸発乾固し、CHCl3で予め平衡化したシリカゲルを用い、クロマトグラフィカラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(5:1:0.05)系で10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧下で蒸発乾固した。収率は50%から80%であった。
III.RCH2N(Fmoc)CH2COOSuの合成
攪拌しながら、RCH2N(Fmoc)CH2COOH(1mmol)のCH2Cl2の溶液に、0℃から5℃で1.3mmolのHOSuを添加し、1.2mmolのDCCのTHF溶液を少しずつ加えた。反応混合物を4時間撹拌し、その後、析出したジシクロヘキシルウレアを濾過して除いた。有機層を少量まで減圧濃縮し、析出したジシクロヘキシルウレアの固体を再び濾過して除いた。この有機層を減圧蒸発乾固した。
攪拌しながら、RCH2N(Fmoc)CH2COOH(1mmol)のCH2Cl2の溶液に、0℃から5℃で1.3mmolのHOSuを添加し、1.2mmolのDCCのTHF溶液を少しずつ加えた。反応混合物を4時間撹拌し、その後、析出したジシクロヘキシルウレアを濾過して除いた。有機層を少量まで減圧濃縮し、析出したジシクロヘキシルウレアの固体を再び濾過して除いた。この有機層を減圧蒸発乾固した。
N’−(p−オクチルOPhCH2NHCH2CO)バンコマイシンの製造
p−オクチルOPhCH2N(Fmoc)CH2COOSuが、グリシンから出発して、概略20%の収率で、スキーム1に示されるように製造された。
p−オクチルOPhCH2N(Fmoc)CH2COOSuが、グリシンから出発して、概略20%の収率で、スキーム1に示されるように製造された。
次に、攪拌しながら、1800mg(1.25 mmol)のバンコマイシン(塩基)のDMSO:H2O(4:1)混合液30mLに、Et3Nの0.16mL(1.25mmol)およびp−オクチルOPhCH2N(Fmoc)CH2COOSuの1165mg(1.9mmol)を添加した。反応混合物は、室温で5時間攪拌し、次に3mLのEt2NHを加えた。反応混合物を室温で1時間撹拌し、次にそれを200mLのアセトンに加えた。析出した固体を濾過し、アセトンで洗浄し、減圧乾燥した。次に、得られた乾燥析出物をH2O:THF(1:1)の混合液に溶解し、少量のシラン化シリカゲルを用いて減圧蒸発した。この溶液を、水で予め平衡化されたシラン化シリカゲルのクロマトグラフィカラム(3×120cm)にかけた。カラムは、最初にH2O(1000mL)で10mL/時間の速度で溶出し、各5mLの画分を集めた。バンコマイシンを含む画分を集めた。次に、カラムは、0.02MのCH3COOH(1000mL)を用いて10mL/時間の速度で溶出し、各5mLの画分を集めた。その後、カラムは0.02MのCH3COOH(500mL)中の15%MeOHにより同じ速度で溶出し、反応生成物を含む画分を集めた。次に、カラムは0.02MのCH3COOH(1000mL)中の30%MeOHにより同じ速度で溶出し、反応生成物を含む適切な画分を集めた。(p−オクチルOPhCH2NHCH2CO)バンコマイシンのすべての適切な画分を合わせ、少量(約10mL)まで減圧濃縮した。その後、30mLのアセトンを加え、この混合液を250mLのEt2Oに加えて生成物を沈澱させた。固体の析出物を濾過し、Et2Oで洗浄し、減圧乾燥して904mg(42%)のN’−(p−オクチルOPhCH2NHCH2CO)バンコマイシンを得た。
この方法で合成されたエレモマイシンとバンコマイシンの誘導体の精製は、シラン化シリカゲル上でのカラムクロマトグラフィにより実施された。反応の進行、カラム溶離液の成分および最終化合物の純度は、EtOAc−n−PrOH−25%NH4OH(1:1:1または3:2:2)およびn−BuOH−AcOH−H2O(5:1:1)の系でのTLCによりチェックし、さらに、インビボ研究用の誘導体の純度はHPLCによって制御された。
(実施例2:N’−[C8H17OC6H4CH2NHCH(CH3)CO]バンコマイシンの製造)
26℃から28℃で攪拌しながら、L−アラニン(1mmol)のTHF−H2O(1:1)混合溶液に、1mmolのp−C8H17OC6H4CHOのTHF溶液と0.75mmolのNaCNBH3とを、少しずつ添加した。反応混合物を26℃から28℃で4時間攪拌し、その後、水を加えた。得られた反応混合物を減圧濃縮してTHFを除去し、反応生成物を沈澱させた。沈澱物を濾過し、氷冷水で洗浄した。固体をTHF−H2O(1:1)混合液に溶解し、この混合物を5℃で18時間維持した。白色の固体(L−アラニン)を濾過し、氷冷水で洗浄し、濾液を減圧蒸発してTHFを除き、反応生成物を沈澱させた。析出物をアセトンで洗浄し、減圧乾燥した。その収率は約30%から40%であった。
II.p−C8H17OC6H4CH2NFmocCH2(CH3)COOHの合成
室温で攪拌しながら、N−(p−C8H17OC6H4CH2)−(L)−アラニン(1mmol)のTHF−H2O(1:1)混合液に、3mmolのトリエチルアミンと1.5 mmolのFmocOSuのTHF溶液とを少しずつ添加した。反応混合物を4時間攪拌し、次いで水を加えた。得られた混合物を減圧蒸発してTHFを除去し、石油エーテルで抽出した。有機層を水洗した。水層画分を合わせ、シリカゲルを用いて減圧蒸発乾固しCHCl3で予め平衡化したクロマトグラフィ用カラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(5:1:0.05)の系により10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧蒸発乾固した。収率は約60%から約80%であった。
室温で攪拌しながら、N−(p−C8H17OC6H4CH2)−(L)−アラニン(1mmol)のTHF−H2O(1:1)混合液に、3mmolのトリエチルアミンと1.5 mmolのFmocOSuのTHF溶液とを少しずつ添加した。反応混合物を4時間攪拌し、次いで水を加えた。得られた混合物を減圧蒸発してTHFを除去し、石油エーテルで抽出した。有機層を水洗した。水層画分を合わせ、シリカゲルを用いて減圧蒸発乾固しCHCl3で予め平衡化したクロマトグラフィ用カラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(5:1:0.05)の系により10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧蒸発乾固した。収率は約60%から約80%であった。
III.p−C8H17OC6H4CH2NFmocCH(CH3)COOSuの合成
0℃から5℃で攪拌しながら、p−C8H17OC6H4CH2NFmocCH(CH3)COOH(1mmol)のCH2Cl2溶液に、1.3mmolのHOSuを添加し、その後、1.2mmolのDCCのTHF溶液を滴下した。反応混合物を4時間撹拌し、次いで析出したジシクロヘキシルウレアを濾過して除いた。有機層を少量まで減圧濃縮し、析出したジシクロヘキシルウレアの固体を再び濾過して除いた。この有機層を減圧蒸発乾固した。p−C8H17OC6H4CH2NFmocCH(CH3)COOSuが、スキーム2に従いL−アラニンから出発して、約20%から30%の概略収率で得られた。
0℃から5℃で攪拌しながら、p−C8H17OC6H4CH2NFmocCH(CH3)COOH(1mmol)のCH2Cl2溶液に、1.3mmolのHOSuを添加し、その後、1.2mmolのDCCのTHF溶液を滴下した。反応混合物を4時間撹拌し、次いで析出したジシクロヘキシルウレアを濾過して除いた。有機層を少量まで減圧濃縮し、析出したジシクロヘキシルウレアの固体を再び濾過して除いた。この有機層を減圧蒸発乾固した。p−C8H17OC6H4CH2NFmocCH(CH3)COOSuが、スキーム2に従いL−アラニンから出発して、約20%から30%の概略収率で得られた。
N’−[C8H17OC6H4CH2NHCH(CH3)CO]バンコマイシンの合成
攪拌しながら、360mg(0.25mmol)のバンコマイシン(塩基)のDMSO−H2O(4:1)混合液7.5mLに、32μL(0.25mmol)のトリエチルアミンと627mg(0.38mmol)の出発原料であるアミノ酸誘導体p−C8H17OC6H4CH2NFmocCH(CH3)COOSuとを添加した。反応混合物を室温で5時間攪拌し、次に、0.75mLのEt2NHを加えた。反応混合物を室温で1時間攪拌し、それを100mLのアセトンに加えた。析出した固体を濾過し、アセトンで洗浄し、減圧乾燥した。次に、この固体をH2O:THF(1:1)の混合液に溶解し、少量のシラン化シリカゲルを用いて減圧蒸発し、予めH2Oで平衡化したシラン化シリカゲルのクロマトグラフィ用カラム(2×60cm)にかけた。最初にカラムは、H2O(200mL)により10mL/時間の速度で溶出し、各5mLの画分を集めた。カラムは、0.02MのCH3COOH(300mL)を用いて10mL/時間の速度で溶出し、各5mLの画分を集めた。バンコマイシンを含んでいる画分を集めた。その後、カラムは、0.02MのCH3COOH(250mL)中10%MeOHを用いて同じ速度で溶出し、続いて0.02MのCH3COOH(250mL)中20%のMeOHで溶出して副生物を溶出した。カラムを0.02MのCH3COOH中40%MeOHを用いて溶出したとき、所望の生成物を含む画分を集めた。生成物の全ての適切な画分を合わせ、少量(約2mL)まで減圧濃縮した。この混合液にTHF(2mL)を加え、次いで20mLのアセトンを添加した。得られた混合物は、80mLのEt2Oに添加し、反応生成物を析出させた。固形の析出物を濾過し、アセトンで洗浄し、次いで減圧乾燥した。収率は、130mg(30%)であた。
攪拌しながら、360mg(0.25mmol)のバンコマイシン(塩基)のDMSO−H2O(4:1)混合液7.5mLに、32μL(0.25mmol)のトリエチルアミンと627mg(0.38mmol)の出発原料であるアミノ酸誘導体p−C8H17OC6H4CH2NFmocCH(CH3)COOSuとを添加した。反応混合物を室温で5時間攪拌し、次に、0.75mLのEt2NHを加えた。反応混合物を室温で1時間攪拌し、それを100mLのアセトンに加えた。析出した固体を濾過し、アセトンで洗浄し、減圧乾燥した。次に、この固体をH2O:THF(1:1)の混合液に溶解し、少量のシラン化シリカゲルを用いて減圧蒸発し、予めH2Oで平衡化したシラン化シリカゲルのクロマトグラフィ用カラム(2×60cm)にかけた。最初にカラムは、H2O(200mL)により10mL/時間の速度で溶出し、各5mLの画分を集めた。カラムは、0.02MのCH3COOH(300mL)を用いて10mL/時間の速度で溶出し、各5mLの画分を集めた。バンコマイシンを含んでいる画分を集めた。その後、カラムは、0.02MのCH3COOH(250mL)中10%MeOHを用いて同じ速度で溶出し、続いて0.02MのCH3COOH(250mL)中20%のMeOHで溶出して副生物を溶出した。カラムを0.02MのCH3COOH中40%MeOHを用いて溶出したとき、所望の生成物を含む画分を集めた。生成物の全ての適切な画分を合わせ、少量(約2mL)まで減圧濃縮した。この混合液にTHF(2mL)を加え、次いで20mLのアセトンを添加した。得られた混合物は、80mLのEt2Oに添加し、反応生成物を析出させた。固形の析出物を濾過し、アセトンで洗浄し、次いで減圧乾燥した。収率は、130mg(30%)であた。
(実施例3:エレモマイシンのN’−アミノアシル(非グリシル)誘導体の合成)
アミノ酸またはN−アルキル化アミノ酸で置換されたN’−アシル化エレモマイシン誘導体およびバンコマイシン誘導体は、抗生物質をアミノ酸類もしくはN−アルキル化アミノ酸類のN−Fmoc誘導体のN−ヒドロキシスクシンイミドエステルで処理して製造され、続いてDMSO中、10%のジエチルアミンで脱保護して所望の生成物をおよそ10%から50%の収率で得た。出発原料のアミノ酸誘導体は、スキーム3を参照して、下記に示され、記載されるように合成された。
アミノ酸またはN−アルキル化アミノ酸で置換されたN’−アシル化エレモマイシン誘導体およびバンコマイシン誘導体は、抗生物質をアミノ酸類もしくはN−アルキル化アミノ酸類のN−Fmoc誘導体のN−ヒドロキシスクシンイミドエステルで処理して製造され、続いてDMSO中、10%のジエチルアミンで脱保護して所望の生成物をおよそ10%から50%の収率で得た。出発原料のアミノ酸誘導体は、スキーム3を参照して、下記に示され、記載されるように合成された。
スキーム3 エレモマイシンのN’−アミノアシル(非グリシル)誘導体のための、原料アミノ酸誘導体の製造
a)Nα,Nε−ジ−Fmoc−L−LysのN−ヒドロキシスクシンイミドエステル
a)Nα,Nε−ジ−Fmoc−L−LysのN−ヒドロキシスクシンイミドエステル
Nα,Nε−ジ−Fmoc−L−LysのN−ヒドロキシスクシンイミドエステルの製造(スキーム3a)
Nα,Nε−ジ−Fmoc−L−LysのN−ヒドロキシスクシンイミドエステルは、Nα,Nε−ジ−Fmoc−L−Lysから方法C(下記参照)により得た。
N−Fmoc−L−PheおよびN−Fmoc−D−PheのN−ヒドロキシスクシンイミドエステルの製造(スキーム3b)
N−Fmoc−L−PheのN−ヒドロキシスクシンイミドエステルは、方法BによりL−Pheから製造されたN−Fmoc−L−Pheから、方法Cにより得た。
N−Fmoc−L−PheのN−ヒドロキシスクシンイミドエステルは、方法BによりL−Pheから製造されたN−Fmoc−L−Pheから、方法Cにより得た。
N−Fmoc−(Bn−O−L−Tyr)のN−ヒドロキシスクシンイミドエステルの製造(スキーム3b)
N−Fmoc−(Bn−O−L−Tyr)は、Bn−O−L−Tyrから出発して方法Bにより得た。N−Fmoc−(Bn−O−L−Tyr)のN−ヒドロキシスクシンイミドエステルは、方法Cにより製造された。
N−Fmoc−(Bn−O−L−Tyr)は、Bn−O−L−Tyrから出発して方法Bにより得た。N−Fmoc−(Bn−O−L−Tyr)のN−ヒドロキシスクシンイミドエステルは、方法Cにより製造された。
Nα−R−Nα,Nδ−ジ−Fmoc−L−OrnのN−ヒドロキシスクシンイミドエステルの製造(スキーム3c)
Nα−R−Nδ−Boc−L−Orn[R=p−(C8H17−O−Ph)−CH2−またはp−(BuPh)−CH2−]は、Nδ−Boc−L−OrnおよびR−CHOから、方法Aにより得た。次に、Nα−R−Nδ−Boc−L−Ornを、TFAで室温、30分間処理してNα−R−L−Ornを得た。MeOHを添加し、溶液を減圧蒸発乾固した。この操作を3回繰り返した。Nα−R−Nα,Nδ−ジ−Fmoc−L−Ornは、方法Bで記載したようにNα−R−L−Ornの出発原料から得られるが、2.2当量のFmocClのTHF溶液を1当量のNα−R−L−Ornの冷却(0℃から5℃)溶液と5当量の炭酸カリウムのTHF:H2O(1:1)混合液とに滴下して加えた。Nα−R−Nα,Nδ−ジ−Fmoc−L−OrnのN−ヒドロキシスクシンイミドエステルは、方法Cにより製造された。
Nα−R−Nδ−Boc−L−Orn[R=p−(C8H17−O−Ph)−CH2−またはp−(BuPh)−CH2−]は、Nδ−Boc−L−OrnおよびR−CHOから、方法Aにより得た。次に、Nα−R−Nδ−Boc−L−Ornを、TFAで室温、30分間処理してNα−R−L−Ornを得た。MeOHを添加し、溶液を減圧蒸発乾固した。この操作を3回繰り返した。Nα−R−Nα,Nδ−ジ−Fmoc−L−Ornは、方法Bで記載したようにNα−R−L−Ornの出発原料から得られるが、2.2当量のFmocClのTHF溶液を1当量のNα−R−L−Ornの冷却(0℃から5℃)溶液と5当量の炭酸カリウムのTHF:H2O(1:1)混合液とに滴下して加えた。Nα−R−Nα,Nδ−ジ−Fmoc−L−OrnのN−ヒドロキシスクシンイミドエステルは、方法Cにより製造された。
方法A.還元的アルキル化
室温で攪拌しながら、Nδ−Boc−L−Orn(2mmol)のTHF:H2O(1:1)の混合液に、1mmolの適切なアルデヒドのTHF溶液と1.5mmolのNaCNBH3とを、少しずつ添加した。反応混合物を4時間攪拌し、次いで水を加えた。得られた混合物を減圧蒸発してTHFを除去し、石油エーテルで抽出した。水層画分を、シリカゲルを用いて減圧蒸発乾固し、CHCl3で予め平衡化したシリカゲルのクロマトグラフィ用カラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(5:1:0.05)の系により10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧蒸発乾固した。収率は30%から50%であった。
室温で攪拌しながら、Nδ−Boc−L−Orn(2mmol)のTHF:H2O(1:1)の混合液に、1mmolの適切なアルデヒドのTHF溶液と1.5mmolのNaCNBH3とを、少しずつ添加した。反応混合物を4時間攪拌し、次いで水を加えた。得られた混合物を減圧蒸発してTHFを除去し、石油エーテルで抽出した。水層画分を、シリカゲルを用いて減圧蒸発乾固し、CHCl3で予め平衡化したシリカゲルのクロマトグラフィ用カラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(5:1:0.05)の系により10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧蒸発乾固した。収率は30%から50%であった。
方法B.N−Fmoc誘導体の製造
室温で攪拌しながら、アミノ酸(1mmol)のTHF:H2O(1:1)の混合液に、4mmolのトリエチルアミンと1.5mmolのFmocOSuのTHF溶液とを少しずつ添加した。反応混合物を4時間攪拌し、次いで水を加えた。得られた混合物を減圧蒸発してTHFを除去し、石油エーテルで抽出した。水層画分を、シリカゲルを用いて減圧蒸発乾固し、CHCl3で予め平衡化したシリカゲルのクロマトグラフィ用カラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(5:1:0.05)の系によりスキーム2bに従って、あるいはCHCl3:MeOH:25%NH4OH(7:1:0.05)の系によりスキーム2cに従って、10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧蒸発乾固した。収率は50%から80%であった。
室温で攪拌しながら、アミノ酸(1mmol)のTHF:H2O(1:1)の混合液に、4mmolのトリエチルアミンと1.5mmolのFmocOSuのTHF溶液とを少しずつ添加した。反応混合物を4時間攪拌し、次いで水を加えた。得られた混合物を減圧蒸発してTHFを除去し、石油エーテルで抽出した。水層画分を、シリカゲルを用いて減圧蒸発乾固し、CHCl3で予め平衡化したシリカゲルのクロマトグラフィ用カラムにかけた。カラムは、CHCl3:MeOH:25%NH4OH(5:1:0.05)の系によりスキーム2bに従って、あるいはCHCl3:MeOH:25%NH4OH(7:1:0.05)の系によりスキーム2cに従って、10mL/時間の速度で溶出し、各5mLの画分を集めた。適切な画分を合わせ、減圧蒸発乾固した。収率は50%から80%であった。
方法C.N−ヒドロキシスクシンイミドエステルの製造
0℃から5℃で攪拌しながら、出発原料N−Fmoc誘導体(1mmol)のCH2Cl2溶液に、1.3mmolのHOSuを加え、1.2mmolのDCCのTHF溶液を滴下して加えた。反応混合物を4時間攪拌し、ジシクロヘキシルウレアの沈殿物を濾過して除いた。有機層を少量になるまで減圧濃縮し、ジシクロヘキシルウレアの析出した固体を再度、濾過して除いた。有機層を減圧蒸発乾固した。
0℃から5℃で攪拌しながら、出発原料N−Fmoc誘導体(1mmol)のCH2Cl2溶液に、1.3mmolのHOSuを加え、1.2mmolのDCCのTHF溶液を滴下して加えた。反応混合物を4時間攪拌し、ジシクロヘキシルウレアの沈殿物を濾過して除いた。有機層を少量になるまで減圧濃縮し、ジシクロヘキシルウレアの析出した固体を再度、濾過して除いた。有機層を減圧蒸発乾固した。
N’−置換グリコペプチド誘導体
攪拌しながら、0.5mmolの抗生物質(塩基)のDMSO:H2O(4:1)混合原料液15mLに、0.5mmolのトリエチルアミンとスキーム2に従って製造された0.75mmolの出発原料アミノ酸誘導体とを添加した。反応混合物を室温で5時間攪拌し、その後1.5mLのEt2NHを加えた。反応混合物を室温で1時間攪拌し、次いで100mLのアセトン中へ添加した。析出した固体を濾過し、アセトンで洗浄し、減圧乾燥した。次いで、これをH2O:THF(1:1)混合液に溶解し、少量のシラン化シリカゲルを用いて減圧蒸発し、予めH2Oで平衡化したシラン化シリカゲルのクロマトグラフィ用カラム(3×120cm)にかけた。カラムは、最初にH2O(400mL)により10mL/時間の速度で溶出し、各5mL画分を集めた。次に、カラムは、0.02MCH3COOH(500mL)により10mL/時間の速度で溶出し、各5mLの画分を集めた。抗生物質を含む画分を集めた。次に、カラムは、0.02MのCH3COOH(500mL)中、10%MeOHにより同じ速度で溶出し、反応生成物を含む画分を集めた。次に、カラムは、0.02MのCH3COOH(500mL)中、20%MeOHにより、続いて0.02MのCH3COOH中、30%MeOHにより、同じ速度で溶出した。所望の生成物の全ての適切な画分を合わせ、少量(約3mL)まで減圧濃縮した。次に、50mLのアセトンを添加して反応生成物Nα,Nε−ジ−Fmoc−L−LysのN−ヒドロキシスクシンイミドエステル並びにN−Fmoc−L−Phe、N−Fmoc−D−PheおよびN−Fmoc−(Bn−O−L−Tyr)のN−ヒドロキシスクシンイミドエステルを析出させた。Nα−R−Nα,Nδ−ジ−Fmoc−L−OrnのN−ヒドロキシスクシンイミドエステルに関しては、8mLのアセトンを添加し、この混合物を100mLのEt2Oに加えて生成物を析出させた。析出した固体を濾過し、アセトンまたはEt2Oで洗浄し、次いで減圧乾燥した。収率は、Nα,Nε−ジ−Fmoc−L−LysのN−ヒドロキシスクシンイミドエステル並びにN−Fmoc−L−Phe、N−Fmoc−D−PheおよびN−Fmoc−(Bn−O−L−Tyr)のN−ヒドロキシスクシンイミドエステルに関しては30%から50%であり、Nα−R−Nα,Nδ−ジ−Fmoc−L−OrnのN−ヒドロキシスクシンイミドエステルに関しては約10%であった。
攪拌しながら、0.5mmolの抗生物質(塩基)のDMSO:H2O(4:1)混合原料液15mLに、0.5mmolのトリエチルアミンとスキーム2に従って製造された0.75mmolの出発原料アミノ酸誘導体とを添加した。反応混合物を室温で5時間攪拌し、その後1.5mLのEt2NHを加えた。反応混合物を室温で1時間攪拌し、次いで100mLのアセトン中へ添加した。析出した固体を濾過し、アセトンで洗浄し、減圧乾燥した。次いで、これをH2O:THF(1:1)混合液に溶解し、少量のシラン化シリカゲルを用いて減圧蒸発し、予めH2Oで平衡化したシラン化シリカゲルのクロマトグラフィ用カラム(3×120cm)にかけた。カラムは、最初にH2O(400mL)により10mL/時間の速度で溶出し、各5mL画分を集めた。次に、カラムは、0.02MCH3COOH(500mL)により10mL/時間の速度で溶出し、各5mLの画分を集めた。抗生物質を含む画分を集めた。次に、カラムは、0.02MのCH3COOH(500mL)中、10%MeOHにより同じ速度で溶出し、反応生成物を含む画分を集めた。次に、カラムは、0.02MのCH3COOH(500mL)中、20%MeOHにより、続いて0.02MのCH3COOH中、30%MeOHにより、同じ速度で溶出した。所望の生成物の全ての適切な画分を合わせ、少量(約3mL)まで減圧濃縮した。次に、50mLのアセトンを添加して反応生成物Nα,Nε−ジ−Fmoc−L−LysのN−ヒドロキシスクシンイミドエステル並びにN−Fmoc−L−Phe、N−Fmoc−D−PheおよびN−Fmoc−(Bn−O−L−Tyr)のN−ヒドロキシスクシンイミドエステルを析出させた。Nα−R−Nα,Nδ−ジ−Fmoc−L−OrnのN−ヒドロキシスクシンイミドエステルに関しては、8mLのアセトンを添加し、この混合物を100mLのEt2Oに加えて生成物を析出させた。析出した固体を濾過し、アセトンまたはEt2Oで洗浄し、次いで減圧乾燥した。収率は、Nα,Nε−ジ−Fmoc−L−LysのN−ヒドロキシスクシンイミドエステル並びにN−Fmoc−L−Phe、N−Fmoc−D−PheおよびN−Fmoc−(Bn−O−L−Tyr)のN−ヒドロキシスクシンイミドエステルに関しては30%から50%であり、Nα−R−Nα,Nδ−ジ−Fmoc−L−OrnのN−ヒドロキシスクシンイミドエステルに関しては約10%であった。
(実施例4:グリコペプチド抗生物質の(アダマンチルアミノ)アミド類またはそれらの誘導体の製造)
抗生物質またはその誘導体(例えば実施例3に記載されるように製造された)(0.1mmol)のDMSO中での攪拌溶液(4mL)に、2−アミノ−アダマンタンまたは1−アミノ−アダマンタン(0.5mmol)、Et3N(1mmol)およびHBPyU[O−ベンゾトリアゾール−1−イル−N,N,N’,N’−ビス(テトラメチレン)ウロニウムヘキサフルオロホスファート]またはPyBOP[(ベンゾトリアゾール−1−イルオキシ)−トリス(ピロリジノ)ホスホニウム−ヘキサフルオロホスファート](0.2mmol)を室温で3回に分けて1時間攪拌しながら添加した。4時間後、100mLのアセトンを添加して固体を得た。これをアセトンで洗浄し、減圧乾燥して対応するアミドを約90%の収率で得た。
抗生物質またはその誘導体(例えば実施例3に記載されるように製造された)(0.1mmol)のDMSO中での攪拌溶液(4mL)に、2−アミノ−アダマンタンまたは1−アミノ−アダマンタン(0.5mmol)、Et3N(1mmol)およびHBPyU[O−ベンゾトリアゾール−1−イル−N,N,N’,N’−ビス(テトラメチレン)ウロニウムヘキサフルオロホスファート]またはPyBOP[(ベンゾトリアゾール−1−イルオキシ)−トリス(ピロリジノ)ホスホニウム−ヘキサフルオロホスファート](0.2mmol)を室温で3回に分けて1時間攪拌しながら添加した。4時間後、100mLのアセトンを添加して固体を得た。これをアセトンで洗浄し、減圧乾燥して対応するアミドを約90%の収率で得た。
(実施例5:さらなるアミド誘導体化および評価)
エレモマイシンアミド類の合成は、未保護のエレモマイシンを適切なアミンと、縮合剤としてのPyBOPの存在下、以下に記載される方法に従って縮合することによって実施された:Miroshnikova O.V.,Printsevskaya S.S.,Olsufyeva E.N.,Pavlov A.Y.,Nilius A.,Hensey−Rudloff D.,Preobrazhenskaya M.N.J.Antibiot.,2000.V.53.P.286−293。これらは、全ての目的のために、本明細書中に参考として援用される。そのアミドの収率は、アミンの性質に依存し、40%から80%である(例えば、化合物79の収率は、40%であったが、その一方で化合物90は、80%の収率で得られた)。殆どの出発原料のアミンは、市販されておらず、スキーム4で示されるように製造された。
エレモマイシンアミド類の合成は、未保護のエレモマイシンを適切なアミンと、縮合剤としてのPyBOPの存在下、以下に記載される方法に従って縮合することによって実施された:Miroshnikova O.V.,Printsevskaya S.S.,Olsufyeva E.N.,Pavlov A.Y.,Nilius A.,Hensey−Rudloff D.,Preobrazhenskaya M.N.J.Antibiot.,2000.V.53.P.286−293。これらは、全ての目的のために、本明細書中に参考として援用される。そのアミドの収率は、アミンの性質に依存し、40%から80%である(例えば、化合物79の収率は、40%であったが、その一方で化合物90は、80%の収率で得られた)。殆どの出発原料のアミンは、市販されておらず、スキーム4で示されるように製造された。
エレモマイシンのアミノメチル化誘導体は、Pavlov A.Y.,Lazhko E.I.,Preobrazhenskaya M.N.J.Antibiot.1996,V.50,P.509−513に記載された方法に従って、エレモマイシンとアミンおよび37%ホルムアデヒド水溶液とのpH9から9.5における相互作用によって得られた。この文献は、全ての目的のために、本明細書中に参考として援用される。エレモマイシンアミドとは対照的に、アミノメチル化誘導体の合成は、第1級アミン(例えば、化合物72は40%の収率および化合物73は60%の収率)に対するよりも第2級アミンに対しての方が、よりよい収率を与えた。
アミノメチル化誘導体のアミドは、アミノメチル化誘導体のアミド化によって製造された。最良の結果は、過剰のアミン(約5倍)の使用によるアミド化により得られた。アミノメチル化誘導体(エレモマイシンから出発して)のアミドのおよその収率は、20%から50%であった。
N−アリル−エレモマイシンのアミド類およびN,N−ジメチル−エレモマイシンの第4級塩は、適切なアミドと臭化アリルまたはヨウ化メチルとを、DMSO中、NaHCO3の存在下で反応させることにより得られた。臭化アリルの場合、生成物の収率は約60%であったが、その一方でヨウ化メチルの場合は、N、N−ジメチル−エレモマイシンの目的とするアミドの収率は、90%であった。したがって、これらの誘導体のおよその収率は、45%から70%であった。N、N−ジメチル−エレモマイシンのデシルジメチルアミノプロピルアミド(化合物70)は、65%の収率で製造された。
エレモマイシン誘導体の精製は、以下に記載されるようにCM−32−セルロースまたはシラン化シリカゲル上でのカラムクロマトグラフィを用いて実施された:Pavlov A.Y.,Berdnikova T.F.,Olsufyeva E.N.,Miroshnikova O.V.,Fillipposianz S.T.,Preobrazhenskaya M.N.,Sottani C.,Colombo L.,Goldstein B.P.,J.Antibiot.,1996,V.49,P.194−198;およびMiroshnikova O.V.,Printsevskaya S.S.,Olsufyeva E.N.,Pavlov A.Y.,Nilius A.,Hensey−Rudloff D.,Preobrazhenskaya M.N.,J.Antibiot.,2000.V.53.P.286−293。これらの文献は、全ての目的のために、本明細書中に参考として援用される。反応の進行、カラム溶離液の成分および最終化合物の純度は、EtOAc−n−PrOH−25%NH4OH(1:1:1または3:2:2)およびn−BuOH−AcOH−H2O(5:1:1)の系でのTLCによってチェックされた。さらに、最も活性な誘導体の純度はHPLCによってコントロールされた。エレモマイシン誘導体の構造は、上記した参考文献に記載の方法に従い、1H NMRおよび化学的分解法(未修飾のエレモサミンや改変アグリコンを産生する酸加水分解および未置換のN−末端アミノ酸の存在を示すエドマン分解法)により確認された。
スキーム4 原料アミン類の合成
a)化合物46および72に対するアミンは以下のようにして得た。
a)化合物46および72に対するアミンは以下のようにして得た。
b)化合物89、90、95および96に対するアミンは以下のようにして得た。
c)化合物88および91に対するアミンは以下のようにして得た。
インビトロでの抗菌活性は、NCCLS(米国臨床検査標準化委員会)によって推奨される、Meuller−Hinton液体培地における微量液体希釈法より調べた。全ての試験菌株は、天然グリコペプチドに対して感受性または耐性である臨床分離株であった。その結果は、μg/mlのMIC(最小発育阻止濃度)として表中に報告されている。合成されたほとんどの化合物は、感受性菌に対してバンコマイシンに匹敵し得る活性を有する(化合物70は例外)。化合物70は、バンコマイシン感受性グラム陽性菌の臨床分離株に対して、試験した全ての化合物の中で、最も活性のあるエレモマイシン誘導体である。エレモマイシンの全ての誘導体は、天然グリコペプチド[エレモマイシン(Ere)、バンコマイシン(Vanco)、テイコプラニン(Teico)]よりも、GISAおよびGREに対して活性がより大きい。化合物72、87、90および95は、GISAに対して最も活性である。化合物70、72、75、76、90および95は、GRE菌株(4から16mcg/mlの間)に対して、さらにやや良好な活性を示すが、しかし、LY333328よりは活性がいくらか低下する。
得られたMIC値の分析により、4級フラグメントである−N+R1R2C10H21を含む部分の導入が、GISAおよびGREに対する高活性を有する誘導体の合成への生産的アプローチであることが示されている。抗菌活性に対する4級化の積極的な効果は、化合物89のMIC値と、化合物90または95のMIC値とを比較してみれば、明らかである。基−NHC10H21(89)を、−N+Me2C10H21(90)または−N+(アリル)2C10H21(95)に変換することにより、感受性菌および耐性菌に対して2倍から8倍まで活性が増大することとなる。また、2つのC10H21部分を含んでいる化合物92および96が、耐性菌および感受性菌の両方に対して良好な活性を保持するのに対して、一方では、2つの疎水性の非4級化置換基の導入が抗菌活性の著しい減少(1桁より大きく)に結びつくと早くから結論付けられていたことに注目することは興味深いものがある。4級フラグメントである−N+R1R2C10H21を含む化合物に対するSARの研究により、この基の部分とエレモマイシン(化合物46と90)の枠組みの間のスペーサーの長さは抗菌活性に重要な影響を及ぼさないことを証明している。スペーサー(化合物88、90および91)の性質(疎水性)は、より重要に見える。
(表)
以下に示す表は、本発明による特定種の化合物およびそれらの関連する抗菌活性情報を明らかにする。グリコペプチドは下記に示すように様々な菌株に対して試験され、該菌株としては、Staphylococus epidermidis、Staphylococus haemolyticus、グリコペプチド低感受性(glycopeptide intermediate) Staphylococus aureus(GISA)、グリコペプチド感受性Enterococcus faecalis(GSE)およびグリコペプチド耐性Enterococcus faecalis(GRE)が挙げられる。結果は、μg/mlの単位で最小発育阻止濃度(MIC)として表中に示される。
以下に示す表は、本発明による特定種の化合物およびそれらの関連する抗菌活性情報を明らかにする。グリコペプチドは下記に示すように様々な菌株に対して試験され、該菌株としては、Staphylococus epidermidis、Staphylococus haemolyticus、グリコペプチド低感受性(glycopeptide intermediate) Staphylococus aureus(GISA)、グリコペプチド感受性Enterococcus faecalis(GSE)およびグリコペプチド耐性Enterococcus faecalis(GRE)が挙げられる。結果は、μg/mlの単位で最小発育阻止濃度(MIC)として表中に示される。
表1.RAは各化合物に対して示される通りである式:
上記発明は、明瞭に理解されるようにかなり詳細に記載されているけれども、ある種の変更および改変は、添付した特許請求の範囲内で実行され得ることは明白である。従って、本発明の製法および組成物の両方を実施する多くの代替的方法があることに留意すべきである。従って、本実施形態は、例示的なものであって、限定的なものではないと考えるべきであり、本発明は本明細書中に与えられた詳細なものに限定されるべきではなく、添付した特許請求の範囲および均等物内において、改変されてもよい。
Claims (16)
- 下記式:
R7およびR7aは、独立して水素、天然もしくは非天然のアミノ酸の側鎖、アルキル、またはハロゲン、ヒドロキシ、アルコキシ、アルコキシアルコキシ、カルボキシル、カルボキシルエステル、−C(=O)NR8R8a、−NR8R8a、アリール、置換アリール、ヘテロアリール、置換ヘテロアリール、メルカプト、またはチオアルコキシから成る群から選択される1以上の置換基で置換されたアルキルであり、またはR7およびR7aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;
R8およびR8aは、独立して水素および非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アルキルアリール、アリールアルキルまたはヘテロアリールから成る群から選択され、前記アリール、アリールアルキル、アルキルアリールまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよい、アリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR8およびR8aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;
R1Aは、H、CHR5R5a、およびC(=O)R6から成る群から選択され、式中、R5およびR5aは、独立して水素および非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリールおよびヘテロアリールから成る群から選択され、該アリール、アルキルアリール、アリールアルキルまたはヘテロアリール基は、1以上の必要に応じて置換されていてもよいアリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR5およびR5aは、それらが結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよく;および
R6は、非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリールおよび必要に応じて置換されていてもよい、O、N、およびSから成る群から選択されるヘテロ原子を含んでいてもよいヘテロアリールから成る群から選択され、前記アリール、アルキルアリール、アリールアルキル、またはヘテロアリール基は、1以上の必要に応じて置換されていてもよいアリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく;
R2は、
(1)OH、
(2)1−アダマンタンアミノ、
(3)2−アダマンタンアミノ、
(4)3−アミノ−1−アダマンタンアミノ、
(5)1−アミノ−3−アダマンタンアミノ、
(6)3−低級アルキルアミノ−1−アダマンタンアミノ、
(7)1−低級アルキルアミノ−3−アダマンタンアミノ、
(8)アミノ、
(9)NR9R9a
から成る群から選択され、式中、R9およびR9aは、独立して水素、低級アルキルまたは置換低級アルキルから成る群から選択され、または
R9およびR9aは、それらが結合している原子と一緒になって3員から10員のヘテロシクロアルキル環を形成し、この環は、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)オキソ、
(f)C1−C3−アルキル、
(g)ハロ−C1−C3−アルキル、および
(h)C1−C3−アルコキシ−C1−C3−アルキル
から成る群から独立して選択される1以上の置換基で場合により置換されていてもよく;
R2Aは、
(1)1−アダマンタンアミノ、
(2)2−アダマンタンアミノ、
(3)3−アミノ−1−アダマンタンアミノ、
(4)1−アミノ−3−アダマンタンアミノ、
(5)3−低級アルキルアミノ−1−アダマンタンアミノ、
(6)1−低級アルキルアミノ−3−アダマンタンアミノ
から成る群から選択され;および
R3は、水素およびアミノ低級アルキルから成る群から選択され、該アミノ低級アルキルのアミノ基は、非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、アリール、アリールアルキル、アルキルアリール、アルコキシ、アリールオキシ、置換アルコキシ、および置換アリールオキシでさらに置換されている)
から成る群から選択される式を有する化合物;または
その薬学的に許容される塩、エスエル、溶媒和物、立体異性体、互変異性体もしくはプロドラッグ。 - R5が水素であり、かつR5aが非置換または置換された、アルキル、アルケニル、シクロアルキル、シクロアルケニル、ヘテロシクロアルキル、アリール、アリールアルキル、アルキルアリール、およびヘテロアリールから成る群から選択され、該アリール、アルキルアリール、アリールアルキルまたはヘテロアリール基は、必要に応じて置換されていてもよい、1以上のアリール、ヘテロアリール、または縮合環を必要に応じて含んでいてもよく、またはR5およびR5aが、結合している原子と一緒になってシクロアルキル環を形成し、該シクロアルキル環は、必要に応じて、置換されていてもよいO、N、およびSから成る群から選択されるヘテロ原子を必要に応じて含んでいてもよい、請求項1記載の化合物。
- 化合物N’−p−BuBnHNCH2COエレモマイシン。
- 化合物N’−スチルベンジルHNCH2COエレモマイシン。
- 化合物N’−p−C8H17OBnHNCH2COバンコマイシン。
- 化合物N’−p−C8H17OBnHNCH(CH3)COバンコマイシン。
- 化合物2−アダマンタンアミノエレモマイシン。
- R6が、−CH2CHNH−部分を含むβ−アミノ酸アナログである、請求項1記載の化合物。
- R6が、CH2C(R7)(R7a)(NR8R8a)から成る群から選択され、式中、R7、R7a、R8、およびR8aは、前記で定義した通りであるか、または−CR7R7aは、NR8R8aと一緒になってピロリジン環を形成する、請求項8記載の化合物。
- C(=O)CR7R7aNR8R8aが、アミノ酸部分から成る群から選択される、請求項1記載の化合物。
- R7、R8およびR8aがそれぞれHであり、R7aがH、CH3、CH(CH3)2、CH2CH(CH3)2、CH(CH3)CH2CH3、(CH2)4NH2、CH2OH,CH(OH)CH3、CH2COOH、(CH2)2COOH,CH2C(=O)NH2、(CH2)2C(=O)NH2、CH2SH,(CH2)2SCH3,(CH2)3NHC(=NH)NH2,CH2C6H5,CH2C6H4OH、CH2(4−イミダゾリル)およびCH2(3−インドリル)から成る群から選択されるか、または−CR7R7aがNR8R8aと一緒になって、ピロリジン環を形成する、請求項10記載の化合物。
- R7が水素であり、かつ
R7aが、
(1)水素、
(2)C1−C12−アルキル、および
(3)C1−C12−アルキルであって、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)−CO2R5(式中、R5は水素、低級アルキルまたは置換された低級アルキルである)、
(f)−C(=O)NR9R9a、
(g)アミノ、および
(h)−NR9R9a、または
R9およびR9aは、結合している原子と一緒になって3員から10員の、ヘテロシクロアルキル環を形成し、該環は必要に応じて
(i)ハロゲン、
(ii)ヒドロキシ、
(iii)C1−C3−アルコキシ、
(iv)C1−C3−アルコキシ−C1−C3−アルコキシ、
(v)オキソ、
(vi)C1−C3−アルキル、
(vii)ハロ−C1−C3−アルキル、および
(viii)C1−C3−アルコキシ−C1−C3−アルキル
から成る群から独立して選択される1以上の置換基で場合により置換されていてもよく、
(i)アリール、
(j)置換アリール、
(k)ヘテロアリール、
(l)置換ヘテロアリール、
(m)メルカプト、および
(n)C1−C3−チオアルコキシ
から成る群から選択される、請求項1記載の化合物。 - R8およびR8aが、それぞれ独立して、
(1)水素、
(2)C1−C12−アルキル、および
(3)C1−C12−アルキルであって、
(a)ハロゲン、
(b)ヒドロキシ、
(c)C1−C3−アルコキシ、
(d)C1−C3−アルコキシ−C1−C3−アルコキシ、
(e)アミノ、および
(f)C1−C3−アルキルアミノ
から成る群から選択される1以上の置換基で置換されている、C1−C12−アルキル、
(4)アリールで置換されているC1−C12−アルキル、
(5)置換アリールで置換されているC1−C12−アルキル、
(6)ヘテロアリールで置換されているC1−C12−アルキル、および
(7)置換ヘテロアリールで置換されているC1−C12−アルキル
から成る群から独立して選択されるか;または
R8およびR8aは、それらが結合する原子と一緒になって、C3−C7−ヘテロシクロアルキル環を形成し、該環が5員から7員の環であるときは、場合により、−O−、−NH、−N(C1−C6−アルキル−)−、−N(アリール)−、−N(アリール−C1−C6−アルキル−)−、−N(置換−アリール−C1−C6−アルキル−)−、−N(ヘテロアリール)−、−N(ヘテロアリール−C1−C6−アルキル−)−、−N(置換−ヘテロアリール−C1−C6−アルキル−)−、および−S−またはS(=O)n−(式中、nは1または2である)から成る群から選択される、請求項1記載の化合物。 - 治療的有効量の請求項1記載の化合物を、薬学的に許容される担体と一緒に含む、医薬組成物。
- 抗菌学的有効量の請求項1記載の化合物と薬学的に許容される担体とを哺乳動物に投与することを含む、そのような治療を必要とする哺乳動物の治療方法。
- エレモマイシン、A82846B、バンコマイシン、テイコプラニンおよびA−40,926の骨格:
(a)該化合物のアミノ置換糖部分におけるアミノ置換基の、構造−C(=O)CR7R7aNR8R8aを有するアシル基によるアシル化、
(b)該化合物の大環状の環上の酸部分の、R2によって定義された置換アミドによる変換反応、および
(c)上記(a)と(b)の組み合わせ、
(d)上記(b)と、該化合物のアミノ置換糖部分におけるアミノ置換基の、構造−C(=O)R6を有するアシル基によるアシル化との組み合わせ、
(e)上記(b)と、該化合物のアミノ置換糖部分におけるアミノ置換基の、構造CHR5R5aを有するアルキル基によるアルキル化との組み合わせ、
から成る群から選択される方法によって修飾し、
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US65729705P | 2005-02-28 | 2005-02-28 | |
| PCT/US2006/007049 WO2006093947A2 (en) | 2005-02-28 | 2006-02-27 | Semi-synthetic glycopeptides with antibiotic activity |
Related Child Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2009035666A Division JP2009102446A (ja) | 2005-02-28 | 2009-02-18 | 抗菌活性を有する半合成グリコペプチド |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2008531702A true JP2008531702A (ja) | 2008-08-14 |
| JP2008531702A5 JP2008531702A5 (ja) | 2009-04-09 |
Family
ID=36941732
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2007558127A Pending JP2008531702A (ja) | 2005-02-28 | 2006-02-27 | 抗菌活性を有する半合成グリコペプチド |
| JP2009035666A Pending JP2009102446A (ja) | 2005-02-28 | 2009-02-18 | 抗菌活性を有する半合成グリコペプチド |
Family Applications After (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2009035666A Pending JP2009102446A (ja) | 2005-02-28 | 2009-02-18 | 抗菌活性を有する半合成グリコペプチド |
Country Status (10)
| Country | Link |
|---|---|
| US (1) | US7632918B2 (ja) |
| EP (1) | EP1861115A4 (ja) |
| JP (2) | JP2008531702A (ja) |
| KR (1) | KR20080004455A (ja) |
| CN (1) | CN101222933A (ja) |
| AU (1) | AU2006218665A1 (ja) |
| BR (1) | BRPI0607702A2 (ja) |
| CA (1) | CA2600453A1 (ja) |
| MX (1) | MX2007010478A (ja) |
| WO (1) | WO2006093947A2 (ja) |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2012510999A (ja) * | 2008-12-05 | 2012-05-17 | ビオマリン プハルマセウトイカル インコーポレイテッド | 抗菌薬としての新規の半合成糖ペプチド |
| JP2018515481A (ja) * | 2015-09-16 | 2018-06-14 | シュアンチュー ファーマ カンパニー,リミティド | β−ラクタマーゼ阻害剤とその利用 |
| JP2023091200A (ja) * | 2021-12-20 | 2023-06-30 | 花王株式会社 | 有機化合物、試薬、及び分析方法 |
Families Citing this family (15)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US7368422B2 (en) * | 2005-02-28 | 2008-05-06 | Novartis Vaccines And Diagnostics Inc. | Semi-synthetic rearranged vancomycin/desmethyl-vancomycin-based glycopeptides with antibiotic activity |
| US7632918B2 (en) | 2005-02-28 | 2009-12-15 | Novartis Vaccines And Diagnostics, Inc. | Semi-synthetic glycopeptides with antibiotic activity |
| US20070185015A1 (en) * | 2005-02-28 | 2007-08-09 | Chiron Corporation and North China Pharmaceutical Corporation | Semi-synthetic desmethyl-vancomycin-based glycopeptides with antibiotic activity |
| EP2238102A4 (en) * | 2007-12-26 | 2011-03-09 | Lead Therapeutics Inc | NEW HALF-SYNTHETIC GLYCOPEPTIDES AS ANTIBACTERIAL AGENTS |
| CN101343313B (zh) * | 2008-09-03 | 2011-11-16 | 南京农业大学 | 一种葡萄糖二肽类化合物及其制备方法和用途 |
| WO2010048340A2 (en) * | 2008-10-24 | 2010-04-29 | Lead Therapeutics, Inc. | Novel semi-synthetic glycopeptides as antibacterial agents |
| CN101928330B (zh) * | 2009-06-26 | 2013-10-16 | 上海来益生物药物研究开发中心有限责任公司 | 一种新的化合物及其应用 |
| CA2972276A1 (en) | 2014-12-25 | 2016-06-30 | Jawaharlal Nehru Centre for Advanced Scientific Research (JNCASR) | Glycopeptides and uses thereof |
| CN107619432B (zh) * | 2016-07-15 | 2023-03-17 | 上海来益生物药物研究开发中心有限责任公司 | 糖肽类衍生物及其药学可接受的盐、制备方法和应用 |
| GB2577420B (en) * | 2017-05-22 | 2022-07-06 | Insmed Inc | Glycopeptide derivative compounds and uses thereof |
| CN109422800A (zh) * | 2017-08-22 | 2019-03-05 | 复旦大学 | 抗革兰氏阳性菌季铵盐糖肽类化合物及其药用用途 |
| CN108774158A (zh) * | 2018-06-20 | 2018-11-09 | 南京肽业生物科技有限公司 | 一种Fmoc和疏水性氨基酸的反应 |
| CN110938114B (zh) * | 2018-09-21 | 2023-04-28 | 中国科学院上海药物研究所 | 一类万古霉素硫鎓衍生物、其制备方法、药物组合物和用途 |
| WO2020106787A1 (en) * | 2018-11-21 | 2020-05-28 | Insmed Incorporated | Glycopeptide derivative compounds and uses thereof |
| WO2026154198A1 (de) * | 2025-01-20 | 2026-07-23 | Universität Graz | Als tenside geeignete aminosäure-derivate |
Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2001081372A2 (en) * | 2000-04-25 | 2001-11-01 | The Trustees Of Princeton University | Vancomycin analogs |
| JP2001524929A (ja) * | 1996-06-28 | 2001-12-04 | イーライ・リリー・アンド・カンパニー | アミド類 |
| JP2002533472A (ja) * | 1998-12-23 | 2002-10-08 | セラヴァンス インコーポレーテッド | グリコペプチド誘導体およびそれを含有する薬学的組成物 |
| WO2004019970A2 (en) * | 2002-08-30 | 2004-03-11 | K.U. Leuven Research And Development | Glycopeptide antibiotic and semisynthetic derivatives thereof and their use as antiviral agents |
| WO2004110473A1 (en) * | 2003-05-27 | 2004-12-23 | Theravance, Inc. | Use of a polyene macrolide antifungal agent in combination with a glycopeptide antibacterial agent |
Family Cites Families (18)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE3011278B1 (de) | 1980-03-24 | 1981-04-02 | Rohde & Schwarz GmbH & Co KG, 8000 München | Funkpeiler |
| US4698327A (en) * | 1985-04-25 | 1987-10-06 | Eli Lilly And Company | Novel glycopeptide derivatives |
| GB8522574D0 (en) * | 1985-09-12 | 1985-10-16 | Lepetit Spa | Amides of teicoplanin compounds |
| GB8701872D0 (en) | 1987-01-28 | 1987-03-04 | Lepetit Spa | N15-alkyl & n15,n15-dialkyl derivatives |
| CA1339808C (en) | 1988-10-19 | 1998-04-07 | Manuel Debono | Glycopeptide antibiotics |
| US5500410A (en) * | 1989-03-29 | 1996-03-19 | Gruppo Lepetit S.P.A. | Substituted alkylamide derivatives of teicoplanin |
| US5840684A (en) * | 1994-01-28 | 1998-11-24 | Eli Lilly And Company | Glycopeptide antibiotic derivatives |
| NZ270387A (en) | 1994-01-28 | 1996-11-26 | Lilly Co Eli | Glycopeptide antibiotic, its production and compositions thereof |
| US5488131A (en) * | 1994-03-23 | 1996-01-30 | California Institute Of Technology | Synthesis of compounds with predetermined chirality |
| AU4054900A (en) | 1999-04-02 | 2000-10-23 | Advanced Medicine East, Inc. | Desleucyl glycopeptide antibiotics and methods of making same |
| WO2000069893A1 (en) | 1999-05-19 | 2000-11-23 | Merck & Co., Inc. | Glycopeptide antibacterial compounds, compositions containing same and methods of using same |
| AU2001238180B8 (en) | 2000-02-11 | 2006-07-27 | Eli Lilly And Company | Selective N-acylation of A82846 glycopeptide analogs |
| US20030008812A1 (en) * | 2001-02-02 | 2003-01-09 | Christensen Burton G. | Glycopeptide derivatives |
| US7348309B2 (en) * | 2001-03-30 | 2008-03-25 | Wisconsin Alumni Research Foundation | Glycorandomization and production of novel vancomycin analogs |
| AU2003287605A1 (en) * | 2002-11-12 | 2004-06-03 | Enzon Pharmaceuticals, Inc. | Polymeric prodrugs of vancomycin |
| US7368422B2 (en) * | 2005-02-28 | 2008-05-06 | Novartis Vaccines And Diagnostics Inc. | Semi-synthetic rearranged vancomycin/desmethyl-vancomycin-based glycopeptides with antibiotic activity |
| US20070185015A1 (en) | 2005-02-28 | 2007-08-09 | Chiron Corporation and North China Pharmaceutical Corporation | Semi-synthetic desmethyl-vancomycin-based glycopeptides with antibiotic activity |
| US7632918B2 (en) | 2005-02-28 | 2009-12-15 | Novartis Vaccines And Diagnostics, Inc. | Semi-synthetic glycopeptides with antibiotic activity |
-
2006
- 2006-02-24 US US11/361,852 patent/US7632918B2/en not_active Expired - Fee Related
- 2006-02-27 JP JP2007558127A patent/JP2008531702A/ja active Pending
- 2006-02-27 CN CNA2006800146971A patent/CN101222933A/zh active Pending
- 2006-02-27 MX MX2007010478A patent/MX2007010478A/es not_active Application Discontinuation
- 2006-02-27 KR KR1020077019508A patent/KR20080004455A/ko not_active Withdrawn
- 2006-02-27 CA CA002600453A patent/CA2600453A1/en not_active Abandoned
- 2006-02-27 EP EP06721111A patent/EP1861115A4/en not_active Withdrawn
- 2006-02-27 BR BRPI0607702-1A patent/BRPI0607702A2/pt not_active IP Right Cessation
- 2006-02-27 AU AU2006218665A patent/AU2006218665A1/en not_active Abandoned
- 2006-02-27 WO PCT/US2006/007049 patent/WO2006093947A2/en not_active Ceased
-
2009
- 2009-02-18 JP JP2009035666A patent/JP2009102446A/ja active Pending
Patent Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2001524929A (ja) * | 1996-06-28 | 2001-12-04 | イーライ・リリー・アンド・カンパニー | アミド類 |
| JP2002533472A (ja) * | 1998-12-23 | 2002-10-08 | セラヴァンス インコーポレーテッド | グリコペプチド誘導体およびそれを含有する薬学的組成物 |
| WO2001081372A2 (en) * | 2000-04-25 | 2001-11-01 | The Trustees Of Princeton University | Vancomycin analogs |
| WO2004019970A2 (en) * | 2002-08-30 | 2004-03-11 | K.U. Leuven Research And Development | Glycopeptide antibiotic and semisynthetic derivatives thereof and their use as antiviral agents |
| WO2004110473A1 (en) * | 2003-05-27 | 2004-12-23 | Theravance, Inc. | Use of a polyene macrolide antifungal agent in combination with a glycopeptide antibacterial agent |
Cited By (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2012510999A (ja) * | 2008-12-05 | 2012-05-17 | ビオマリン プハルマセウトイカル インコーポレイテッド | 抗菌薬としての新規の半合成糖ペプチド |
| JP2018515481A (ja) * | 2015-09-16 | 2018-06-14 | シュアンチュー ファーマ カンパニー,リミティド | β−ラクタマーゼ阻害剤とその利用 |
| JP2023091200A (ja) * | 2021-12-20 | 2023-06-30 | 花王株式会社 | 有機化合物、試薬、及び分析方法 |
| JP7808465B2 (ja) | 2021-12-20 | 2026-01-29 | 花王株式会社 | 有機化合物、試薬、及び分析方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| KR20080004455A (ko) | 2008-01-09 |
| CA2600453A1 (en) | 2006-09-08 |
| WO2006093947A3 (en) | 2007-05-31 |
| WO2006093947A2 (en) | 2006-09-08 |
| AU2006218665A1 (en) | 2006-09-08 |
| EP1861115A2 (en) | 2007-12-05 |
| CN101222933A (zh) | 2008-07-16 |
| US7632918B2 (en) | 2009-12-15 |
| US20060276623A1 (en) | 2006-12-07 |
| MX2007010478A (es) | 2008-02-07 |
| JP2009102446A (ja) | 2009-05-14 |
| EP1861115A4 (en) | 2011-03-16 |
| BRPI0607702A2 (pt) | 2009-11-03 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP2009102446A (ja) | 抗菌活性を有する半合成グリコペプチド | |
| JP2009102445A (ja) | 抗菌活性を有する、半合成転位バンコマイシン/デスメチル−バンコマイシンベースのグリコペプチド | |
| JP2009102448A (ja) | 抗菌活性を有する、半合成デスメチル−バンコマイシンベースのグリコペプチド | |
| JP2011507959A (ja) | 抗菌薬としての新規半合成糖ペプチド | |
| WO1998006745A1 (en) | Amino-lipopeptide antifungal agents | |
| WO2011140009A1 (en) | Methods of using semi-synthetic glycopeptides as antibacterial agents | |
| US20100216699A1 (en) | Semi-synthetic glycopeptides having antibacterial activity | |
| TW200848062A (en) | Semi-synthetic glycopeptides with antibacterial activity | |
| JP2012510999A (ja) | 抗菌薬としての新規の半合成糖ペプチド | |
| US20120252741A1 (en) | Novel semi-synthetic glycopeptides as antibacterial agents | |
| CN117730088A (zh) | 制备阿昔帕曲星二抗坏血酸盐的方法及其用于治疗对传统抗真菌剂具有抗性的侵袭性真菌感染中的用途 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20090218 |
|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20090218 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20110823 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20120131 |