JP2009149576A - グリシドールの製造方法 - Google Patents
グリシドールの製造方法 Download PDFInfo
- Publication number
- JP2009149576A JP2009149576A JP2007330041A JP2007330041A JP2009149576A JP 2009149576 A JP2009149576 A JP 2009149576A JP 2007330041 A JP2007330041 A JP 2007330041A JP 2007330041 A JP2007330041 A JP 2007330041A JP 2009149576 A JP2009149576 A JP 2009149576A
- Authority
- JP
- Japan
- Prior art keywords
- glycidol
- tubular reactor
- carbonate
- reactor
- reaction
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
Landscapes
- Epoxy Compounds (AREA)
Abstract
【課題】反応器に撹拌装置等を備えることなく、また後工程での触媒分離操作の必要がなく、グリセリンカーボネートからグリシドールを高選択的に製造する方法を提供する。
【解決手段】管型反応器を用いて、グリセリンカーボネートを脱炭酸反応させることによるグリシドールの製造方法である。
【選択図】なし
【解決手段】管型反応器を用いて、グリセリンカーボネートを脱炭酸反応させることによるグリシドールの製造方法である。
【選択図】なし
Description
本発明は、管型反応器を用いて、グリセリンカーボネートからグリシドールを製造する方法に関する。
グリシドールは、ポリグリセリン、(ポリ)グリセリンエステル、ジヒドロキシプロピルアミン等や、香粧品、洗浄剤、医薬品、塗料、半導体用UV硬化剤等の原料として有用な物質である。
グリシドール類の製造方法として、特許文献1及び2には、グリセリンカーボネートを硫酸ナトリウム等の中性塩の存在下で脱炭酸する方法が開示されている。
また、特許文献3には、Aゼオライトやγ−アルミナ等の固体触媒を用いて、グリセリンカーボネートを脱炭酸する方法が開示されており、連続回分式装置や薄膜式装置が記載されている。
しかしながら、従来法では、反応器に撹拌装置等を備えることが必要であったり、また、後工程で触媒濾過等の分離操作が必要であったりして、工業生産上不利である。
グリシドール類の製造方法として、特許文献1及び2には、グリセリンカーボネートを硫酸ナトリウム等の中性塩の存在下で脱炭酸する方法が開示されている。
また、特許文献3には、Aゼオライトやγ−アルミナ等の固体触媒を用いて、グリセリンカーボネートを脱炭酸する方法が開示されており、連続回分式装置や薄膜式装置が記載されている。
しかしながら、従来法では、反応器に撹拌装置等を備えることが必要であったり、また、後工程で触媒濾過等の分離操作が必要であったりして、工業生産上不利である。
本発明は、反応器に撹拌装置等を備えることなく、また後工程での触媒分離操作の必要がなく、グリセリンカーボネートからグリシドールを高選択的に製造する方法を提供することを課題とする。
本発明は、管型反応器を用いて、グリセリンカーボネートを脱炭酸反応させることによるグリシドールの製造方法を提供する。
本発明によれば、グリセリンカーボネートを原料として、管型反応器という簡便な反応器を用いて、高選択的にグリシドールを製造することができる。また、撹拌装置や後工程での触媒濾過等の分離工程が不要であり、工業生産上有利である。
本発明のグリシドールの製造方法は、管型反応器を用いて、グリセリンカーボネートを脱炭酸反応させるによってグリシドールを得ることを特徴とする。
(グリシドールの製造)
グリシドールは、下記の反応式で示されるように、管型反応器に下記式(1)で表されるグリセリンカーボネートを供給して脱炭酸反応させることにより、式(2)で表されるグリシドールが得られる。
(グリシドールの製造)
グリシドールは、下記の反応式で示されるように、管型反応器に下記式(1)で表されるグリセリンカーボネートを供給して脱炭酸反応させることにより、式(2)で表されるグリシドールが得られる。
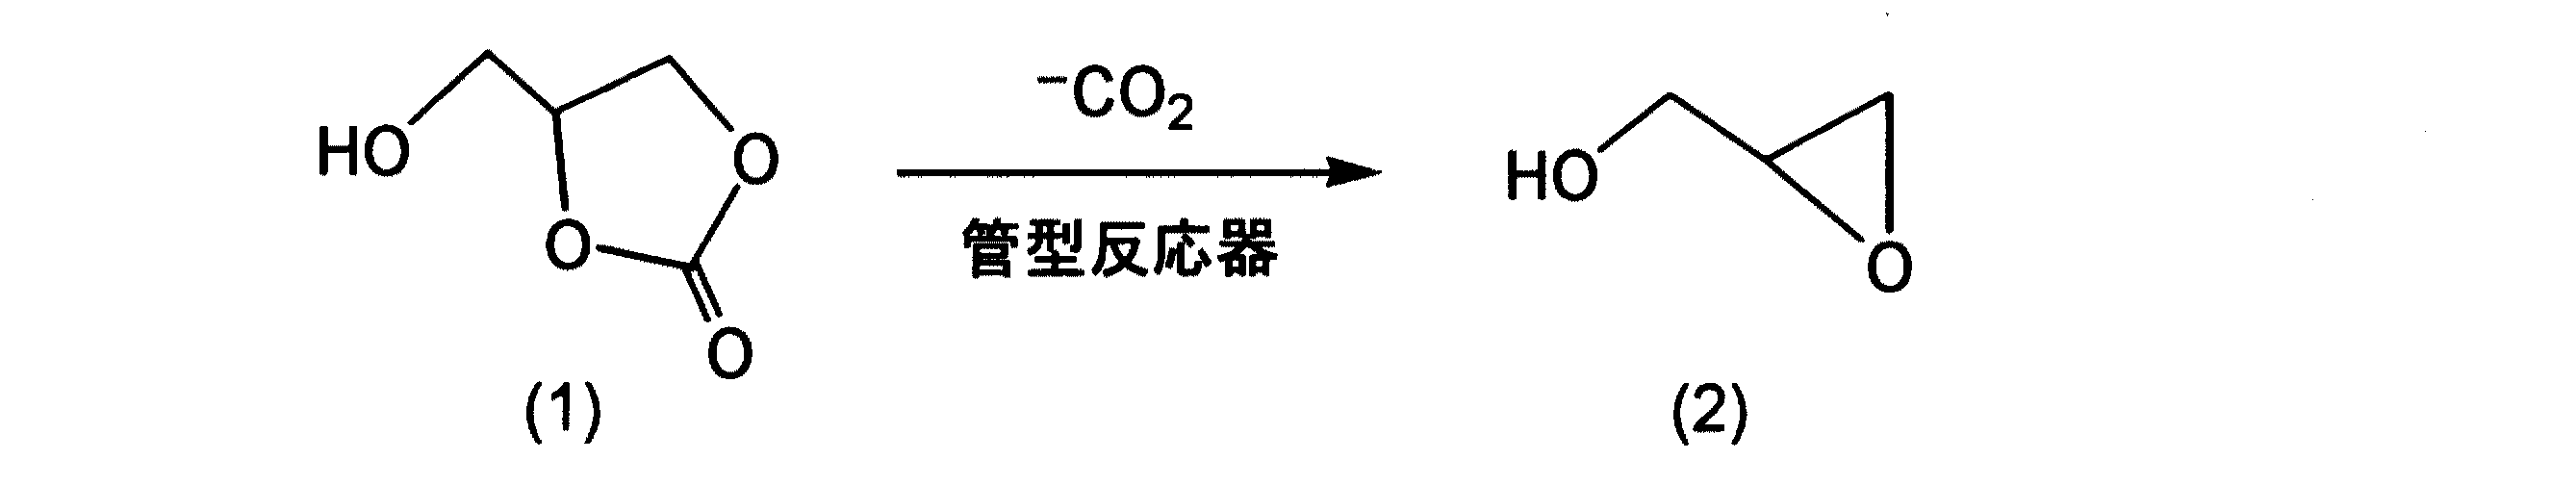
反応系の水分は、原料であるグリセリンカーボネート及びグリシドールの加水分解を引き起こすおそれがあるため、用いるグリセリンカーボネートは予め脱水し精製したものを用いることが好ましい。脱水方法は特に限定されないが、例えば金属水素化物等の乾燥剤を用いる等の常法により脱水乾燥することができる。
本発明においては、原料であるグリセリンカーボネートを管型反応器に供給し、管型反応器内で脱炭酸反応を行わせ、生成したグリシドールを冷却して取得する。
(管型反応器)
本発明で用いられる管型反応器に特に制限はない。例えば、所定の長さの直管又は曲折管からなる単管型式(反応管が1本)又は並列多管型式(反応管が複数)の反応器を用いることができるが、多管型式反応器がより好ましい。本発明においては、反応器に触媒を充填しない、管型触媒無充填反応器を用いることができるため、簡便でありながら、グリセリンカーボネートを脱炭酸反応させて、高選択的にグリシドールを製造することができる。また、撹拌装置や後工程での触媒濾過等の触媒分離工程が不要であり、工業生産上有利である。
管型反応器には、その内部を所望の温度及び圧力に保持するための加熱手段が設けられている。加熱形式に制限はなく、熱媒や高圧スチームを利用した2重管式加熱形式や電気ヒータ形式等を採用できる。
管型反応器の材質は特に制限されないが、耐摩耗性、耐腐食性、加工性、経済性等の観点から、ステンレス鋼、ニッケル含有金属(ニッケル、モネルメタル、インコネル(登録商標)、ハステロイ(登録商標)等)、パラジウム合金、チタン合金、クロム/タングステン合金(ステライト(登録商標))等の金属、セラミック、ガラス等の材質が好ましい。
これらの中でも、特に加工性、耐腐食性、経済性等の観点からステンレス鋼が好ましい。ステンレス鋼としては、SUS−316L(オーステナイト系)、SUS−310S(オーステナイト系)、SUS−440(マルテンサイト系)、SUS−630(析出硬化系)等が挙げられる。
また、ニッケル含有金属等の触媒作用を有する管型反応器を用いると、転化率、選択率、収率をより向上させることができる。
これらの中でも、特に加工性、耐腐食性、経済性等の観点からステンレス鋼が好ましい。ステンレス鋼としては、SUS−316L(オーステナイト系)、SUS−310S(オーステナイト系)、SUS−440(マルテンサイト系)、SUS−630(析出硬化系)等が挙げられる。
また、ニッケル含有金属等の触媒作用を有する管型反応器を用いると、転化率、選択率、収率をより向上させることができる。
(脱炭酸反応条件)
反応温度は200〜350℃が好ましく、240〜340℃がより好ましく、260〜330℃が更に好ましく、280〜320℃が特に好ましい。200℃以上の温度であれば、無触媒でも反応を迅速に行うことができる。また、350℃以下の温度であれば、原料のグリセリンカーボネートが完全にガス化しないために反応に必要な滞留時間を確保することができ、グリシドールの収率が低下しない。
反応圧力は特に限定はないが、好ましくは10〜200kPa、より好ましくは50〜150kPaである。
反応温度は200〜350℃が好ましく、240〜340℃がより好ましく、260〜330℃が更に好ましく、280〜320℃が特に好ましい。200℃以上の温度であれば、無触媒でも反応を迅速に行うことができる。また、350℃以下の温度であれば、原料のグリセリンカーボネートが完全にガス化しないために反応に必要な滞留時間を確保することができ、グリシドールの収率が低下しない。
反応圧力は特に限定はないが、好ましくは10〜200kPa、より好ましくは50〜150kPaである。
管型反応器で連続的に反応を行う場合、グリセリンカーボネートから脱炭酸反応で生成したグリシドールを管型反応器外に迅速に移送して、ガス系中に取り出す観点から、またカーボネートの分圧を下げる観点から、カーボネートと共に不活性ガスを供給することが好ましい。不活性ガスを供給することによりグリシドールの選択性を向上させることができる。
不活性ガスの種類は特に限定されないが、経済性等の観点から窒素ガスが好ましい。不活性ガスの供給量は、反応温度、反応圧力等により異なるが、生成するグリシドールが反応系中に滞留せず略一定に留出する状態となる量であればよい。具体的には、上記観点から、カーボネートの流量に対して、0.1〜10モル倍が好ましく、0.5〜8モル倍がより好ましく、1〜6モル倍が更に好ましく、2〜4モル倍が特に好ましい。
不活性ガスの種類は特に限定されないが、経済性等の観点から窒素ガスが好ましい。不活性ガスの供給量は、反応温度、反応圧力等により異なるが、生成するグリシドールが反応系中に滞留せず略一定に留出する状態となる量であればよい。具体的には、上記観点から、カーボネートの流量に対して、0.1〜10モル倍が好ましく、0.5〜8モル倍がより好ましく、1〜6モル倍が更に好ましく、2〜4モル倍が特に好ましい。
管型反応器で連続的に脱炭酸反応を行う場合の液空間速度(LHSV)は、好ましくは0.02〜3.0/hrであり、より好ましくは0.2〜2.0/hr、更に好ましくは0.5〜1.8/hrである。LHSVが0.02/hr以上の条件で、反応器の単位体積あたりの高生産性が保持され、LHSVが3.0/hr以下の条件で十分な反応率を得ることができる。
本発明においては、原料であるグリセリンカーボネートを管型反応器に供給し、連続的に脱炭酸反応を行い、生成したグリシドール及び未反応のグリセリンカーボネートを常法により冷却して分別回収することができる。また、回収した未反応のグリセリンカーボネートは、本発明の原料として、再度、管型反応器に供給することができる。
本発明においては、原料であるグリセリンカーボネートを管型反応器に供給し、連続的に脱炭酸反応を行い、生成したグリシドール及び未反応のグリセリンカーボネートを常法により冷却して分別回収することができる。また、回収した未反応のグリセリンカーボネートは、本発明の原料として、再度、管型反応器に供給することができる。
実地例1
内径4.4mmφ、長さ200mmのSUS管(SUS−316)を管型反応器として使用した。原料であるグリセリンカーボネートを4.6g/hr(LHSV:1.54/hr)で供給し、グリセリンカーボネートに対し3モル倍の窒素を44cc/minで同時に供給した。管型反応器の温度を300℃、圧力を101kPaとして脱炭酸反応を行い、反応終了混合液(3.9g/hr)を補集し、グリシドールと未反応のグリセリンカーボネートに分離し、回収した。
得られた反応終了混合液を分析した結果、グリシドールの収率は8.4質量%であり、91.6質量%は未反応のグリセリンカーボネートと副生物であった。転化率は21質量%、選択率は40質量%であった。
比較例1
温度計及び機械的撹拌装置を備えた500mlの丸底フラスコに、250.2gのグリセリンカーボネートを入れ、フラスコの内容物をオイルバスで220℃の温度に加熱し、フラスコの圧力は減圧機を使用して8kPaまで減圧して、バッチ反応を行った。フラスコから留出する生成物は、そのまま冷却管を通って結露し捕集管に集められた。
得られた生成物を分析した結果、捕集管中のグリシドールの収率は0.24質量%であり、その他は未反応のグリセリンカーボネートと副生物であった。転化率は7.9質量%、選択率は3.0質量%であった。
温度計及び機械的撹拌装置を備えた500mlの丸底フラスコに、250.2gのグリセリンカーボネートを入れ、フラスコの内容物をオイルバスで220℃の温度に加熱し、フラスコの圧力は減圧機を使用して8kPaまで減圧して、バッチ反応を行った。フラスコから留出する生成物は、そのまま冷却管を通って結露し捕集管に集められた。
得られた生成物を分析した結果、捕集管中のグリシドールの収率は0.24質量%であり、その他は未反応のグリセリンカーボネートと副生物であった。転化率は7.9質量%、選択率は3.0質量%であった。
実地例2
実施例1において、内径4.4mmφ、長さ200mmのニッケル管(ニッケル純度99.5質量%)を管型反応器として使用し、グリセリンカーボネートを4.6g/hr(LHSV:1.54/hr)で供給し、グリセリンカーボネートに対し3モル倍の窒素を44cc/minで同時に供給した。管型反応器の温度を300℃、圧力を101kPaとして脱炭酸反応を行い、反応終了混合液(3.9g/hr)を補集し、グリシドールと未反応のグリセリンカーボネートに分離、回収した。
得られた反応終了混合液を分析した結果、グリシドールの収率は35質量%であり、その他は未反応のグリセリンカーボネートと副生物であった。転化率は41質量%、選択率は87質量%であった。
Claims (5)
- 管型反応器を用いて、グリセリンカーボネートを脱炭酸反応させることによるグリシドールの製造方法。
- 脱炭酸反応を200〜350℃で行う、請求項1に記載のグリシドールの製造方法。
- グリセリンカーボネートに対して0.1〜10モル倍の不活性ガスを導入して行う、請求項1又は2に記載のグリシドールの製造方法。
- 管型反応器における液空間速度(LHSV)が0.02〜3.0/hrである、請求項1〜3のいずれかに記載のグリシドールの製造方法。
- 管型反応器の材質がステンレス鋼又はニッケル含有金属である、請求項1〜4のいずれかに記載のグリシドールの製造方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2007330041A JP2009149576A (ja) | 2007-12-21 | 2007-12-21 | グリシドールの製造方法 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2007330041A JP2009149576A (ja) | 2007-12-21 | 2007-12-21 | グリシドールの製造方法 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2009149576A true JP2009149576A (ja) | 2009-07-09 |
Family
ID=40919172
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2007330041A Pending JP2009149576A (ja) | 2007-12-21 | 2007-12-21 | グリシドールの製造方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP2009149576A (ja) |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2015199675A (ja) * | 2014-04-04 | 2015-11-12 | 花王株式会社 | グリシドールの製造方法 |
| GB2572385A (en) * | 2018-03-28 | 2019-10-02 | Green Lizard Tech Ltd | Process for the preparation of glycidol |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US2856413A (en) * | 1956-07-23 | 1958-10-14 | Jefferson Chem Co Inc | Method for preparing glycidol |
| JPH06157509A (ja) * | 1992-08-05 | 1994-06-03 | Basf Ag | グリセリンカーボネートの製法 |
| JP2000247967A (ja) * | 1999-02-24 | 2000-09-12 | Kao Corp | グリセリンカーボネートの製造法 |
| US6316641B1 (en) * | 1997-03-12 | 2001-11-13 | Organisation Nationale Interprofessionelle Des Oleagineux (O.N.I.D.Ol.) | Method for producing an epoxide, in particular of glycidol, and installation for implementation |
-
2007
- 2007-12-21 JP JP2007330041A patent/JP2009149576A/ja active Pending
Patent Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US2856413A (en) * | 1956-07-23 | 1958-10-14 | Jefferson Chem Co Inc | Method for preparing glycidol |
| JPH06157509A (ja) * | 1992-08-05 | 1994-06-03 | Basf Ag | グリセリンカーボネートの製法 |
| US6316641B1 (en) * | 1997-03-12 | 2001-11-13 | Organisation Nationale Interprofessionelle Des Oleagineux (O.N.I.D.Ol.) | Method for producing an epoxide, in particular of glycidol, and installation for implementation |
| JP2000247967A (ja) * | 1999-02-24 | 2000-09-12 | Kao Corp | グリセリンカーボネートの製造法 |
Non-Patent Citations (2)
| Title |
|---|
| JPN6012058291; YOO,J.W. et al: 'The catalytic synthesis of glycidol from glycerol carbonate in presence of zeolite A' Studies in Surface Science and Catalysis Vol.135, 2001, p.238 * |
| JPN7012004545; 現代化学工学 初版, 2001, p.269-339, 産業図書株式会社 * |
Cited By (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2015199675A (ja) * | 2014-04-04 | 2015-11-12 | 花王株式会社 | グリシドールの製造方法 |
| GB2572385A (en) * | 2018-03-28 | 2019-10-02 | Green Lizard Tech Ltd | Process for the preparation of glycidol |
| US11472783B2 (en) | 2018-03-28 | 2022-10-18 | Green Lizard Technologies Ltd. | Process for the preparation of glycidol |
| GB2572385B (en) * | 2018-03-28 | 2023-05-31 | Green Lizard Tech Ltd | Process for the preparation of glycidol |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US8791311B2 (en) | Process for preparing 1,1,2,3-tetrachloropropene | |
| JP5612582B2 (ja) | フッ素化物の製造方法 | |
| EP0703205B1 (fr) | Synthèse du 1,1,1,3,3-pentafluoropropane | |
| KR20120091192A (ko) | 등온 다중튜브 반응기 및 이를 도입한 방법 | |
| JPH0357905B2 (ja) | ||
| US8779217B2 (en) | Method for preparing fluorine compounds | |
| US8946493B2 (en) | Method for producing pentafluoropropane | |
| EP3885333A1 (en) | Production method of 1,2-difluoroethylene | |
| JP5143438B2 (ja) | 反応デバイス | |
| CN101921168B (zh) | 制造六氟丙烷的方法 | |
| US8569553B2 (en) | Process for producing 2,3,3,3-tetrafluoropropene | |
| CN106220470B (zh) | 制备氟烯烃化合物的方法 | |
| JP5638375B2 (ja) | アルデヒドの製造方法 | |
| WO2021039817A1 (ja) | カルボン酸フルオリドの製造方法 | |
| CN112209803B (zh) | 乙烯基化合物的制造方法 | |
| TWI841807B (zh) | 烷烴化合物的製造方法 | |
| JP7177156B2 (ja) | 2,3-ブタンジオールの連続製造方法 | |
| CN112979409B (zh) | 一种气相催化氯化制备3,3,3-三氯-1,1,1-三氟丙烷的方法 | |
| CN108069853B (zh) | 一种3,5-二氯苯甲酰氯的合成方法 | |
| JPH11322662A (ja) | 5−シクロヘキサデセン−1−オンの製造法および製造装置 | |
| JP2016169192A (ja) | 7−オクテニルハライドの製造方法 | |
| JP2006282511A (ja) | 2−トリフルオロメチル−6−フルオロベンザルクロリドおよびその誘導体の製造方法 | |
| HK1166974B (en) | Method for preparing a halogenocetyl fluoride and the derivatives thereof | |
| HK1166974A1 (en) | Method for preparing a halogenocetyl fluoride and the derivatives thereof | |
| JP2018070562A (ja) | 4−フルオロイソキノリンの製法 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20100915 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20121106 |
|
| A521 | Written amendment |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20121227 |
|
| A02 | Decision of refusal |
Effective date: 20130129 Free format text: JAPANESE INTERMEDIATE CODE: A02 |