本明細書において、電子吸引基として、ハロゲン原子、カルバモイル基、アシル基、シアノ基、アルキルスルファモイル基、アリールスルファモイル基、またはカルボキシ基が挙げられる。R4−R8の置換基のうち隣接する2つの置換基が互いに結合して形成される環としては、シクロペンタン基、シクロヘキサン基などの炭素数3〜7の脂肪族環式基、ベンゼン環などの芳香族環式基、ピリジン、ピロール、イミダゾール、インドールなどのヘテロ芳香族環式基などが挙げられる。
置換基を有していてもよいアルキル基、置換基を有していてもよいシクロアルキル基、置換基を有していてもよいアリール基、置換基を有していてもよいアラルキル基、置換基を有していてもよいヘテロアリール基の置換基としては、アルキル、アルケニル、アルキニル、アルコキシ、ヒドロキシ、SH,アルキルチオ、ハロゲン原子、シアノ、アミノ、モノアルキルアミノ、ジアルキルアミノ、アシル、アルキルカルボニルオキシ、アリールカルボニルオキシ、アリール、アリールオキシ、カルボキシ、ニトロ、カルバモイル、アルキルスルファモイル、アリールスルファモイル、グアニジノ、アミド、アルキルカルボニルオキシ、アリールカルボニルオキシ、アラルキルカルボニルオキシ、アルキルカルボニルアミノ、アリールカルボニルアミノ、アラルキルカルボニルアミノ、などが挙げられる。
アルキルカルボニルオキシとしては、メチルカルボニルオキシ、エチルカルボニルオキシ、n−プロピルカルボニルオキシ、イソプロピルカルボニルオキシ、n−ブチルカルボニルオキシ、イソブチルカルボニルオキシ、tert−ブチルカルボニルオキシ、n−ペンチルカルボニルオキシ、イソペンチルカルボニルオキシ、ヘキシルカルボニルオキシなどのC1−6アルキルカルボニルオキシが挙げられる。
アリールカルボニルオキシとしては、フェニルカルボニルオキシ、ナフチルカルボニルオキシ、フルオレニルカルボニルオキシ、アントリルカルボニルオキシ、ビフェニリルカルボニルオキシ、テトラヒドロナフチルカルボニルオキシ、クロマニルカルボニルオキシ、2,3−ジヒドロ−1,4−ジオキサナフタレニルカルボニルオキシ、インダニルカルボニルオキシ及びフェナントリルカルボニルオキシが挙げられる。
アラルキルカルボニルオキシとしては、ベンジルカルボニルオキシ、ナフチルメチルカルボニルオキシ、フルオレニルメチルカルボニルオキシ、アントリルメチルカルボニルオキシ、ビフェニリルメチルカルボニルオキシ、テトラヒドロナフチルメチルカルボニルオキシ、クロマニルメチルカルボニルオキシ、2,3−ジヒドロ−1,4−ジオキサナフタレニルメチルカルボニルオキシ、インダニルメチルカルボニルオキシ及びフェナントリルメチルカルボニルオキシ、フェネチルカルボニルオキシ、ナフチルエチルカルボニルオキシ、フルオレニルエチルカルボニルオキシ、アントリルエチルカルボニルオキシ、ビフェニリルエチルカルボニルオキシ、テトラヒドロナフチルエチルカルボニルオキシ、クロマニルエチルカルボニルオキシ、2,3−ジヒドロ−1,4−ジオキサナフタレニルエチルカルボニルオキシ、インダニルエチルカルボニルオキシ及びフェナントリルエチルカルボニルオキシが挙げられる。
アルキルカルボニルアミノとしては、メチルカルボニルアミノ、エチルカルボニルアミノ、n−プロピルカルボニルアミノ、イソプロピルカルボニルアミノ、n−ブチルカルボニルアミノ、イソブチルカルボニルアミノ、tert−ブチルカルボニルアミノ、n−ペンチルカルボニルアミノ、イソペンチルカルボニルアミノ、ヘキシルカルボニルアミノなどのC1−6アルキルカルボニルアミノが挙げられる。
アリールカルボニルアミノとしては、フェニルカルボニルアミノ、ナフチルカルボニルアミノ、フルオレニルカルボニルアミノ、アントリルカルボニルアミノ、ビフェニリルカルボニルアミノ、テトラヒドロナフチルカルボニルアミノ、クロマニルカルボニルアミノ、2,3−ジヒドロ−1,4−ジオキサナフタレニルカルボニルアミノ、インダニルカルボニルアミノ及びフェナントリルカルボニルアミノが挙げられる。
アラルキルカルボニルアミノとしては、ベンジルカルボニルアミノ、ナフチルメチルカルボニルアミノ、フルオレニルメチルカルボニルアミノ、アントリルメチルカルボニルアミノ、ビフェニリルメチルカルボニルアミノ、テトラヒドロナフチルメチルカルボニルアミノ、クロマニルメチルカルボニルアミノ、2,3−ジヒドロ−1,4−ジオキサナフタレニルメチルカルボニルアミノ、インダニルメチルカルボニルアミノ及びフェナントリルメチルカルボニルアミノ、フェネチルカルボニルアミノ、ナフチルエチルカルボニルアミノ、フルオレニルエチルカルボニルアミノ、アントリルエチルカルボニルアミノ、ビフェニリルエチルカルボニルアミノ、テトラヒドロナフチルエチルカルボニルアミノ、クロマニルエチルカルボニルアミノ、2,3−ジヒドロ−1,4−ジオキサナフタレニルエチルカルボニルアミノ、インダニルエチルカルボニルアミノ及びフェナントリルエチルカルボニルアミノが挙げられる。
アルキルチオ基としては、メチルチオ、エチルチオ、n−プロピルチオ、イソプロピルチオ、n−ブチルチオ、イソブチルチオ、tert−ブチルチオ、n−ペンチルチオ、イソペンチルチオ、ヘキシルチオなどの直鎖又は分枝を有するC1−6アルキルチオ基が挙げられる。
モノアルキルアミノとしては、メチルアミノ、エチルアミノ、n−プロピルアミノ、イソプロピルアミノ、n−ブチルアミノ、イソブチルアミノ、tert−ブチルアミノ、n−ペンチルアミノ、イソペンチルアミノ、ヘキシルアミノなどのモノC1−6アルキルアミノが挙げられる。
ジアルキルアミノとしては、ジメチルアミノ、ジエチルアミノ、ジn−プロピルアミノ、ジイソプロピルアミノ、ジn−ブチルアミノ、ジイソブチルアミノ、ジtert−ブチルアミノ、ジn−ペンチルアミノ、ジイソペンチルアミノ、ジヘキシルアミノなどのジC1−6アルキルアミノが挙げられる。
アシル基としては、アセチル、プロピオニル、n−ブチリル、イソブチリル、n−ブチルカルボニル、イソブチルカルボニル、tert−ブチルカルボニル、n−ペンチルカルボニル、イソペンチルカルボニル、ヘキシルカルボニルC1−6アルキルカルボニル、フェニルカルボニル、ナフチルカルボニル、フルオレニルカルボニル、アントリルカルボニル、ビフェニリルカルボニル、テトラヒドロナフチルカルボニル、クロマニルカルボニル、2,3−ジヒドロ−1,4−ジオキサナフタレニルカルボニル、インダニルカルボニル及びフェナントリルカルボニルなどのアリールカルボニルが挙げられる。
アリールスルファモイル基としては、フェニルスルファモイル、ナフチルスルファモイル、フルオレニルスルファモイル、アントリルスルファモイル、ビフェニリルスルファモイル、テトラヒドロナフチルスルファモイル、クロマニルスルファモイル、2,3−ジヒドロ−1,4−ジオキサナフタレニルスルファモイル、インダニルスルファモイル及びフェナントリルスルファモイルが挙げられる。
アルコキシ基としては、メトキシ、エトキシ、プロポキシ、イソプロポキシ、ブトキシ、イソブトキシ、tert−ブトキシ、ペンチルオキシ、イソペンチルオキシ及びヘキシルオキシなどの直鎖又は分枝を有するC1−6アルコキシ基が挙げられる。
アルキル基としては、メチル、エチル、n−プロピル、イソプロピル、n−ブチル、イソブチル、tert−ブチル、n−ペンチル、イソペンチル、ヘキシルなどの直鎖又は分枝を有するC1−6アルキル基が挙げられる。
アルケニル基としては、直鎖状、分枝鎖状又は環状のいずれでもよく、二重結合を少なくとも1個有するものを意味し、例えばビニル、アリル、1−プロペニル、2−メチル−2−プロペニル、イソプロペニル、1−、2−若しくは3−ブテニル、2−、3−若しくは4−ペンテニル、2−メチル−2−ブテニル、3−メチル−2−ブテニル、5−ヘキセニル、1−シクロペンテニル、1−シクロヘキセニル、3−メチル−3−ブテニルなどのC2−6アルケニル基が挙げられる。
アルキニル基としては、直鎖状、分枝鎖状又は環状のいずれでもよく、三重結合を少なくとも1個有するものを意味し、例えばエチニル、1−若しくは2−プロピニル、1−、2−若しくは3−ブチニル、1−メチル−2−プロピニルなどのC2−6アルキニル基が挙げられる。
アリール基としては、5又は6員の芳香族炭化水素環からなる単環又は多環系の基を意味し、具体例としては、フェニル、ナフチル、フルオレニル、アントリル、ビフェニリル、テトラヒドロナフチル、クロマニル、2,3−ジヒドロ−1,4−ジオキサナフタレニル、インダニル及びフェナントリルが挙げられる。
ヘテロアリール基としては、N、O及びSから選択される1〜3個のヘテロ原子を含む、5又は6員の芳香環からなる単環又は多環系の基を意味し、多環系の場合には少なくとも1つの環が芳香環であればよい。具体例としては、フリル、チエニル、ピロリル、イミダゾリル、ピラゾリル、オキサゾリル、チアゾリル、イソオキサゾリル、イソチアゾリル、ピリジル、ピラジニル、ピリミジニル、ピリダジニル、インドリル、キノリル、イソキノリル、ベンゾ[b]チエニル及びベンズイミダゾリルが挙げられる。
アリールオキシとしては、フェニルオキシ、ナフチルオキシ、フルオレニルオキシ、アントリルオキシ、ビフェニリルオキシ、テトラヒドロナフチルオキシ、クロマニルオキシ、2,3−ジヒドロ−1,4−ジオキサナフタレニルオキシ、インダニルオキシ及びフェナントリルオキシが挙げられる。
アラルキル基としては、ベンジル、ナフチルメチル、フルオレニルメチル、アントリルメチル、ビフェニリルメチル、テトラヒドロナフチルメチル、クロマニルメチル、2,3−ジヒドロ−1,4−ジオキサナフタレニルメチル、インダニルメチル及びフェナントリルメチル、フェネチル、ナフチルエチル、フルオレニルエチル、アントリルエチル、ビフェニリルエチル、テトラヒドロナフチルエチル、クロマニルエチル、2,3−ジヒドロ−1,4−ジオキサナフタレニルエチル、インダニルエチル及びフェナントリルエチルが挙げられる。
アルキルカルボニルオキシとしては、メチルカルボニルオキシ、エチルカルボニルオキシ、n−プロピルカルボニルオキシ、イソプロピルカルボニルオキシ、n−ブチルカルボニルオキシ、イソブチルカルボニルオキシ、tert−ブチルカルボニルオキシ、n−ペンチルカルボニルオキシ、イソペンチルカルボニルオキシ、ヘキシルカルボニルオキシなどのC1−6アルキルカルボニルオキシが挙げられる。
アリールカルボニルオキシとしては、フェニルカルボニルオキシ、ナフチルカルボニルオキシ、フルオレニルカルボニルオキシ、アントリルカルボニルオキシ、ビフェニリルカルボニルオキシ、テトラヒドロナフチルカルボニルオキシ、クロマニルカルボニルオキシ、2,3−ジヒドロ−1,4−ジオキサナフタレニルカルボニルオキシ、インダニルカルボニルオキシ及びフェナントリルカルボニルオキシが挙げられる。
本発明では、先ず化合物(1)と化合物(2)を溶媒中、塩基および必要に応じて相間移動触媒の存在下にマイケル付加反応を行うことで、一般式(II)の化合物を得る。
相間移動触媒を用いない場合、溶媒としては、テトラヒドロフラン、ジオキサン、ジエチルエーテル、ジイソプロピルエーテルなどのエーテル系溶媒、トルエン、キシレン等の芳香族炭化水素系溶媒、n−ヘキサン、シクロヘキサン等の脂肪族炭化水素系溶媒などが好ましく使用でき、反応は無水条件が好ましい。反応温度は、-78℃〜100℃程度、好ましくは-78℃〜室温程度の温度である。反応圧力は、1〜50気圧、好ましくは常圧で十分に進行する。塩基(Base)としては、K[N(SiMe3)2]、Li[N(i-Pr)2]などのかさ高い強塩基が好ましく使用できる。塩基は、1〜10当量、好ましくは1〜2当量程度使用できる。R2やR3に不斉源を導入することで、アミノ酸部分のα炭素をキラルにすることも可能である(Bull. Chem. Soc. Jpn., 60, 1761, 1987)。
相間移動触媒を用いる場合、溶媒は、水と水以外の有機溶媒を広く用いることができる。水以外の有機溶媒としては、ジクロロメタン、クロロホルム、1,2−ジクロロエタン、1,1,1−トリクロロエタン、四塩化炭素、ベンゼン、トルエン、キシレン、ペンタン、ヘキサン、ヘプタン、オクタン、シクロペンタン、シクロヘキサン、酢酸エチル、アセトニトリル、エーテル系溶媒などが用いられる。これらの有機溶媒は単独で用いることもできるが、水も含めて、2つ以上の溶媒を混合することもできる。反応温度は、0〜150℃程度、好ましくは室温〜100℃程度、反応圧力は1〜50気圧、好ましくは常圧で十分に進行する。塩基としては、アルカリ金属水酸化物、アルカリ金属炭酸塩、アルカリ金属炭酸水素塩などの無機塩基などが用いられる。無機塩基には、水酸化リチウム、水酸化ナトリウム、水酸化カリウム、炭酸リチウム、炭酸ナトリウム、炭酸カリウム、炭酸水素リチウム、炭酸水素ナトリウム、炭酸水素カリウムなどの無機塩基を1〜10当量、好ましくは1〜5当量用いることができる。相間移動触媒としては、4級アンモニウム塩などの一般的なものを使用することができる。キラルな相間移動触媒を使用することで、アミノ酸部分のα炭素をキラルにすることも可能である(例えばTetrahedron Lett., 39, 5347, 1998)。
以下、本発明を実施例に従いより詳細に説明する
1.ビニルホスホノクロリド酸メチルの調製
ビニルホスホン酸メチルナトリウム塩
ビニルホスホン酸ジメチル (12.4 g, 91.1 mmol)、ヨウ化ナトリウム (13.6 g, 90.7 mmol)、および2-ブタノン (60 mL) からなる混合物を1時間還流した。反応液を室温に戻した後、固体を濾集し、酢酸エチルで洗浄して、潮解性のある無色固体 (10.9 g, 収率83%) を得た。1H NMR (300 MHz, D2O) δH: 3.51 (3H, d, J = 10.5 Hz), 5.87-6.17 (3H, m). 31P NMR (121 MHz, D2O) δP: 21.5.
(参考文献)US4339443 (1982).
水素化ビニルホスホン酸メチル
ダウエックスTM50Wx8 (200-400 mesh, 10.0 g)をメタノール(50 mL×3)で洗浄した後、メタノール(50 mL)に懸濁させた。これに、ビニルホスホン酸メチルナトリウム塩(5.37 g, 37.3 mmol)を加え、室温で15分間撹拌した。イオン交換樹脂を濾去した後、ろ液を減圧濃縮し、さらにトルエン(15 mL×2)で共沸して、標題化合物(5.02 g, 収率:定量的)を黄褐色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 3.60 (3H, d, J = 10.8 Hz), 5.86-6.25 (3H, m), 9.23 (1H, br.s). 31P NMR (121 MHz, CDCl3) δP: 18.0.
(参考文献)Chem. Eur. J., 15, 2064 (2009).
ビニルホスホノクロリド酸メチル
ビニルホスホン酸ジメチル(22.0 g, 162 mmol)を無水ジクロロメタン(80 mL)に溶解し、塩化オキサリル(14.5 mL, 171 mmol)を滴下した後、室温で14時間撹拌した。さらに3日間還流した後、室温に戻した反応液を減圧濃縮し、得られた単褐色油状物を減圧蒸留に付して、標題化合物(12.5 g, 収率:55%)を無色油状物として得た。Bp 92-95 oC / 7 mmHg .1H NMR (300 MHz, CDCl3) δH: 3.92 (3H, d, J = 13.5 Hz), 6.13-6.57 (3H, m). 31P NMR (121 MHz, CDCl3) δP: 29.5.
(参考文献)J. Org. Chem., 73, 3103 (2008).
2.グリシン誘導体の調製
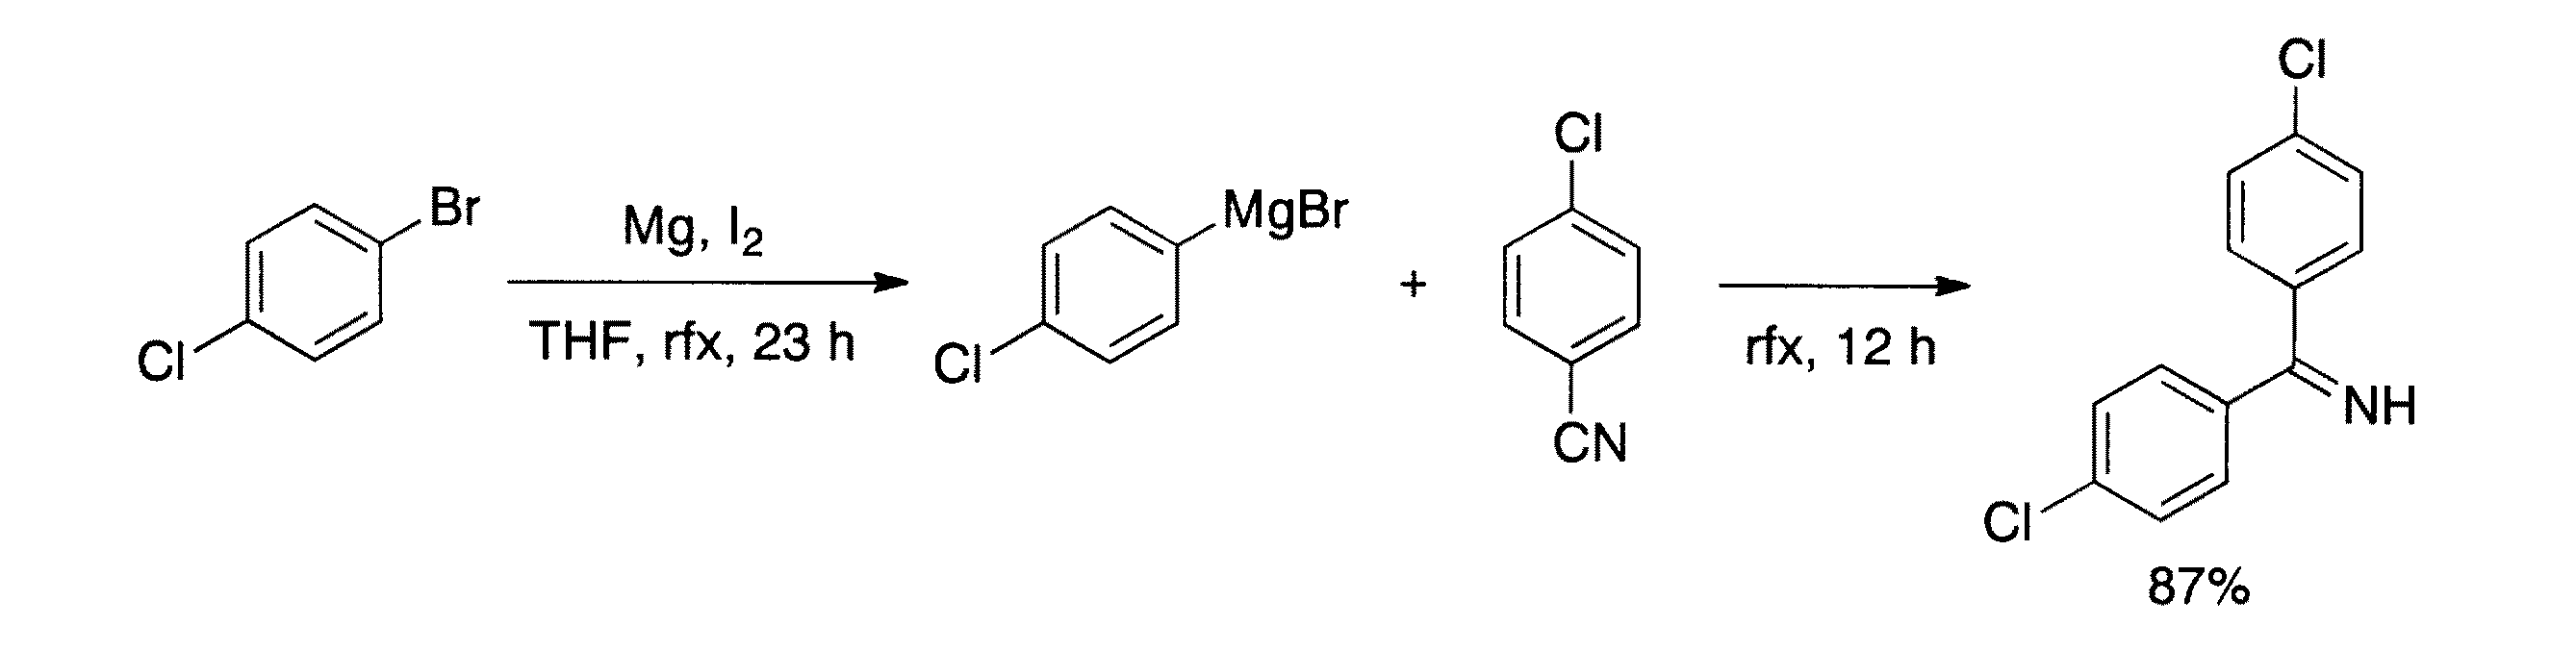
4,4’-ジクロロベンゾフェノンイミン
マグネシウム(1.06 g, 43.6 mmol)および触媒量のヨウ素をアルゴン雰囲気下にて無水テトラヒドロフラン(15 mL)に懸濁し、1-ブロモ-4-クロロベンゼン(7.87 g, 41.1 mmol)を無水テトラヒドロフラン(8.0 mL)に溶解した溶液の一部を加えた。ヨウ素の色が消えた後、残りの溶液を滴下し、23時間還流した。室温に戻した反応液に、無水テトラヒドロフラン(8.0 mL)に溶解した4-クロロベンゾニトリル(5.18 g, 37.7 mmol)を加え、さらに12時間還流した。得られた濃褐色懸濁液を室温に戻し、無水メタノール(20 mL)を加えた後、再度30分間還流した。室温に戻した反応液をジクロロメタン(100 mL)で希釈し、水(30 mL)で洗浄した。有機層を無水硫酸マグネシウムで乾燥した後、減圧濃縮して得られた残渣を再結晶(ペンタン / エーテル)により精製し、標題化合物(8.20 g, 収率:87%)を無色固体として得た。
(参考文献)J. Org. Chem., 33, 2852 (1968); Org. Synth. Coll. Vol., 5, 520-522 (1973).
[ジ(4-クロロフェニル)メチレン]アミノ酢酸t-ブチル
4,4’-ジクロロベンゾフェノンイミン(237 mg, 0.948 mmol)およびグリシンt-ブチル塩酸塩(159 mg, 0.949 mmol)を無水ジクロロメタン(5.0 mL)に溶解し、室温で13時間撹拌した。得られた黄色懸濁液をジクロロメタン(15 mL)で希釈し、水および飽和炭酸水素ナトリウム水溶液(各20 mL)で順次洗浄した。有機層を無水硫酸マグネシウムで洗浄した後、減圧濃縮して、標題化合物(287 mg, 収率:83%)を黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 1.46 (9H, s), 4.09 (2H, s), 7.12 (2H, d,J = 8.7 Hz), 7.30 (2H, d, J = 8.7 Hz), 7.46 (2H, d, J = 8.7 Hz), 7.58 (2H, d, J = 8.7 Hz).
(参考文献)J. Org. Chem. 47, 2663 (1982).
ブロモ酢酸ベンズヒドリル
ベンズヒドロール(1.90 g, 10.3 mmol)を無水ジクロロメタン(10 mL)に溶解し、無水ピリジン(1.0 mL, 12.4 mmol)を加えて氷冷した。これに臭化ブロモアセチル(0.90 mL, 10.3 mmol)を滴下した後、同温でさらに1時間撹拌した。反応液をクロロホルム(30 mL)で希釈し、水および2N塩酸(各20 mL)で洗浄した後、無水硫酸マグネシウムで乾燥した。乾燥剤を濾別した後、濾液を減圧濃縮して、標題化合物(2.42 g, 収率:77%)を淡黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 3.92 (2H, s), 6.91 (1H, s), 7.25-7.36 (10H, m).
(参考文献)Tetrahedron, 53, 1635 (1997).
(ジフェニルメチレン)アミノ酢酸ベンズヒドリル
ブロモ酢酸ベンズヒドリル(2.41 g, 7.90 mmol)を無水アセトニトリル(10 mL)に溶解し、エチルジイソプロピルアミン(1.12 g, 8.67 mmol)およびベンゾフェノンイミン(1.43 g, 7.89 mmol)を加えて3日間撹拌した。得られた褐色の反応液を減圧濃縮し、残渣をt-ブチルメチルエーテル(50 mL)に溶解した後、水(30 mL)および飽和炭酸水素ナトリウム水溶液(20 mL)で順次洗浄した。有機層を無水硫酸マグネシウムで乾燥した後、減圧濃縮して得られた褐色油状物をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 9 / 1)で精製して、標題化合物(1.99 g, 収率:62%)を無色固体として得た。1H NMR (300 MHz, CDCl3) δH: 4.32 (2H, s), 6.96 (1H, s), 7.11-7.15 (2H, m), 7.23-7.43 (16H, m), 7.63-7.68 (2H, m).
(参考文献)Eur. J. Org. Chem., 317 (2005).
[ジ(4-クロロフェニル)メチレン]アミノ酢酸ベンズヒドリル
ブロモ酢酸ベンズヒドリル(623 mg, 2.04 mmol)および4,4’-ジクロロベンゾフェノンイミン(510 mg, 2.04 mmol)をアセトニトリル(10 mL)に溶解し、エチルジイソプロピルアミン(0.34 mL, 1.95 mmol)を加えて90分間還流した。反応液にブロモ酢酸ベンズヒドリル(640 mg, 2.10 mmol)を追加して2時間還流した後、エチルジイソプロピルアミン(0.34 mL, 1.95 mmol)を追加して1時間還流した。さらに、エチルジイソプロピルアミン(0.68 mL, 3.90 mmol)およびブロモ酢酸ベンズヒドリル(1.28 g, 4.19 mmol)を加えて4時間還流した後、室温に戻した反応液を減圧濃縮した。得られた残渣を酢酸エチル(50 mL)に溶解し、水および飽和炭酸水素ナトリウム水溶液(各30 mL)で順次洗浄した。有機層を無水硫酸マグネシウムで乾燥した後、減圧濃縮して得られた黒色油状物をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 9 / 1)で精製して、標題化合物(532 mg, 収率:55%)を黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 4.29 (2H, s), 6.94 (1H, s), 7.01-7.58 (18H, m).
ブロモ酢酸4,4’-ジクロロベンズヒドリル
4,4’-ジクロロベンズヒドロール(1.25 g, 4.94 mmol)を無水ジクロロメタン(10 mL)に溶解し、無水ピリジン(0.48 mL, 5.93 mmol)を加えて氷冷した。これに臭化ブロモアセチル(0.43 mL, 4.94 mmol)を滴下した後、同温でさらに50分撹拌した。生成した赤褐色沈殿を濾去し、反応液にジエチルエーテル(30 mL)を加えた。再度生成した沈殿を濾去した後、濾液を水および2N塩酸(各30 mL)で洗浄した。有機層を無水硫酸マグネシウムで乾燥した後、濾液を減圧濃縮して、標題化合物(1.23 g, 収率 : 67%)を黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 3.90 (2H, s), 6.82 (1H, s), 7.27 (4H, d, J= 9.0 Hz), 7.34 (4H, d, J = 9.0 Hz).
[ジ(4-クロロフェニル)メチレン]アミノ酢酸4,4’-ジクロロベンズヒドリル
ブロモ酢酸4,4’-ジクロロベンズヒドリル(1.23 g, 3.29 mmol)をアセトニトリル(10 mL)に溶解し、4,4’-ジクロロベンゾフェノンイミン(415 mg, 1.66 mmol)およびエチルジイソプロピルアミン(0.56 ml, 3.22 mmol)を加えて4時間還流した。得られた褐色の反応液を酢酸エチル(30 mL)で希釈し、水および飽和炭酸水素ナトリウム水溶液(各30 mL)で順次洗浄した。有機層を無水硫酸マグネシウムで乾燥した後、減圧濃縮して得られた褐色油状物をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 14 / 1)で精製して、標題化合物(543 mg, 収率:60%)を黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 4.27 (2H, s), 6.86 (1H, s), 6.73-7.58 (16H, m).
3.フェノール誘導体の調製
3-ヒドロキシフェニル酢酸t-ブチル
3-ヒドロキシフェニル酢酸(5.03 g, 33.1 mmo)および無水トルエン(50 mL)の混合物を80℃に加熱し、N,N-ジメチルホルムアミド=ジ-t-ブチルアセタール(25 mL, 104 mmol)を加えた後、同温にてさらに30分間撹拌した。反応液を室温に戻し、水を加えた後、有機層を回収した。水層をトルエン(20 mL×3)で抽出し、合一した有機層を飽和食塩水(20 mL)で洗浄した後、無水硫酸マグネシウムで乾燥した。乾燥剤を濾別後、濾液を減圧濃縮して得られた黄色油状物をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 4 / 1)で精製して、標題化合物(3.51 g, 収率:51%)を無色固体として得た。1H NMR (300MHz, CDCl3) δH: 1.44 (9H, s), 3.47 (2H, s), 5.95 (1H, br.s), 6.69-6.81 (3H, m), 7.15 (1H, dd, J = 7.8 and 7.8 Hz).
(参考文献):US6313107 (2001).
3-ヒドロキシフェニル酢酸ベンジル
3-ヒドロキシフェニル酢酸(100 g, 657 mmol)を無水N,N-ジメチルホルムアミド(500 mL)に溶解し、炭酸ナトリウム(70.0 g, 660 mmol)を少しずつ加えた。炭酸ナトリウムを加えると気泡が発生し、反応液は透明から懸濁状態へと変化した。全量の炭酸ナトリウムを添加後、さらに室温で10分間撹拌した。このものに、臭化ベンジル (79.0 mL, 664 mmol)を滴下した後、室温でさらに24時間撹拌した。反応液を減圧濃縮し、残渣に水(500 mL)を加えた後、濃塩酸(35 mL)を加えて酸性とした。濃塩酸を加えると気泡が発生し、油状残渣は固体へと変化した。この混合物を室温でさらに30分間撹拌した後、生成した固体をろ集し、塩化カルシウム存在下デシケータ中で減圧乾燥して、標題化合物(146 g, 収率 : 92%)を褐色固体として得た。1H NMR (300MHz, CDCl3) δH: 3.62 (2H, s), 4.32 (1H, br.s), 5.14 (2H, s), 6.73-6.76 (2H, m), 6.83 (1H, d, J = 7.5 Hz), 7.18 (1H, dd, J = 7.5 and 7.5 Hz), 7.28-7.39 (5H, m).
3-ヒドロキシフェニル酢酸2--クロロフェニルジフェニルメチル
3-ヒドロキシフェニル酢酸(1.00 g, 6.57 mmol)を酢酸エチル(15 mL)に溶解し、N-メチルモルホリン(665 mg, 6.57 mmol)およびクロロ(2-クロロフェニル)ジフェニルメタン(2.05 g, 6.54 mmol)を順次加えた。さらに、無水ジクロロメタン(10 mL)を加えた後、室温で1時間撹拌した。生成した無色固体を濾去した後、濾液を飽和炭酸水素ナトリウム水溶液(15 mL)および飽和食塩水(15 mL)で順次洗浄し、無水硫酸マグネシウムで乾燥した。乾燥剤を濾別した後、濾液を減圧濃縮し、得られた褐色残渣を再結晶(ヘキサン / 酢酸エチル)により精製して、標題化合物(350 mg, 収率:12%)を無色固体として得た。1H NMR (300 MHz, CDCl3) δH: 3.77 (2H, s), 5.27 (1H, br.s), 6.69-6.86 (3H, m), 7.17-7.41 (15H, m).
4.ビニルホスホン酸ヘテロジエステルの調製
(参考文献)GB882703 (1961).
3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸t-ブチル
水素化ビニルホスホン酸メチル(1.00 g, 8.79 mmol)をトルエン(10 mL)に溶解し、塩化オキサリル(1.56 g, 12.3 mmol)を加えた後、室温で45分間撹拌した。反応液を減圧濃縮し、残渣に3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸t-ブチル(1.50 g, 7.20 mmol)および無水ジクロロメタン(15 mL)を加えて氷冷した。このものに、トリエチルアミン(1.8 mL, 12.9 mmol)をゆっくり加えた後、室温で50分間撹拌した。反応液にシリカゲル(20 mL)を加え、溶媒を減圧下留去した後、シリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 1 / 1)に供して、標題化合物(1.05 g, 収率:47%)を無色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 1.44 (9H, s), 3.51 (2H, s), 3.83 (3H, d, J= 11.1 Hz), 6.05-6.49 (3H, m), 7.07-7.12 (3H, m), 7.27 (1H, dd, J = 7.8 and 7.8 Hz). 31P NMR (121 MHz, CDCl3) δP: 15.8.
3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸ベンジル
a) 原料に水素化ビニルホスホン酸メチルを用いる方法
水素化ビニルホスホン酸メチル(1.76 g, 14.4 mmol)を無水ジクロロメタン(15 mL)に溶解し、塩化オキサリル(1.8 mL, 21.3 mmol)をゆっくり加えた後、室温で14時間撹拌した。反応液を減圧濃縮し、トルエン(10 mL)で共沸した後、残渣に3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸ベンジル(3.40 g, 14.0 mmol)および無水ジクロロメタン(30 mL)を加えて氷冷した。このものに、トリエチルアミン(3.0 mL, 21.5 mmol)をゆっくり加えた後、室温で1時間撹拌した。反応液にシリカゲル(30 mL)を加え、溶媒を減圧下留去した後、シリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 1 / 1)に供して、標題化合物(3.19 g, 収率:66%)を淡黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 3.66 (2H, s), 3.81 (3H, d, J = 11.4 Hz), 5.13 (2H, s), 6.08-6.48 (3H, m), 7.08-7.14 (3H, m), 7.25-7.36 (6H, m). 31P NMR (121 MHz, CDCl3) δP: 15.9.
b) 原料にビニルホスホノクロリド酸メチルを用いる方法
3-ヒドロキシフェニル酢酸ベンジル(80.0 g, 0.330 mol)を無水ジクロロメタン(500 mL)に溶解し、ビニルホスホノクロリド酸メチル(50.0 g, 0.356 mol)を加えて氷冷した。このものに、トリエチルアミン(50 mL, 0.359 mol)を1時間かけて滴下した後、室温で16時間撹拌した。得られた褐色懸濁液から不溶性の固体を濾去した後、濾液を飽和炭酸水素ナトリウム水溶液(50 mL×2)、飽和食塩水(50 mL)で順次洗浄し、無水硫酸マグネシウムで乾燥した。乾燥剤を濾別した後、濾液を減圧濃縮して、標題化合物(99.0 g, 収率:87%)を黄色油状物として得た。
3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸2-クロロフェニルジフェニルメチル
3-ヒドロキシフェニル酢酸(1.01 g, 6.64 mmol)を無水ジクロロメタン(25 mL)に懸濁し、N-メチルモルホリン(0.73 mL, 6.64 mmol)をゆっくり加えた後、クロロ(2-クロロフェニル)ジフェニルメタン(2.08 g, 6.64 mmol)を加え、室温で3時間撹拌した。このものに、メチル=ビニルホスホノクロリダート(2.54 g, 18.1 mmol)を加えた後、トリエチルアミン(3.0 mL, 21.5 mmol)を氷冷下にて加えた。反応液を室温で12時間撹拌した後、クロロホルム(40 mL)で希釈し、水および飽和食塩水(それぞれ20 mL)で順次洗浄した。有機層を無水硫酸マグネシウムで乾燥した後、減圧濃縮して得られた褐色油状物をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 1 / 1)で精製して、標題化合物(737 mg, 収率:21%)を淡黄色粘稠性油状物として得た。1H NMR (300 MHz, CDCl3) δH: 3.77 (3H, d, J = 11.1 Hz), 3.82 (2H, s), 6.01-6.44 (3H, m), 7.13-7.31 (18H, m). 31P NMR (121 MHz, CDCl3) δP: 15.8.
5.マイケル付加反応によるGGsTop保護体の合成
(参考文献)Tetrahedron, 44, 5343 (1988).
4-{3-{(t-ブチルオキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-(ジフェニルメチレン)アミノブタン酸t-ブチル
(ジフェニルメチレン)アミノ酢酸t-ブチル(1.00 g, 3.39 mmol)、炭酸カリウム(1.38 g, 9.98 mmol)、3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸t-ブチル(1.04 g, 3.33 mmol)、アセトニトリル(20 mL)、および塩化ベンジルトリエチルアンモニウム(75 mg, 0.329 mmol)の混合物を45分間還流した。反応液を室温に戻し、シリカゲル(15 mL)を加えて減圧濃縮した。残渣をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 1 / 1)に供して、標題化合物(1.16 g, 収率:57%)を淡黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 1.43 (18H, s), 1.91-2.04 (2H, m), 2.12-2.34 (2H, m), 3.49 (2H, s), 3.76 (d, J = 11.1 Hz) and 3.77 (d, J = 11.1 Hz) (total 3H), 3.96-4.00 (1H, m), 7.06-7.45 (12H, m), 7.62-7.65 (2H, m). 31P NMR (121 MHz, CDCl3) δP: 30.8.
4-{3-[(2-クロロフェニルジフェニルメトキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-(ジフェニルメチレン)アミノブタン酸t-ブチル
3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸2-クロロフェニルジフェニルメチル(690 mg, 1.29 mmol)および(ジフェニルメチレン)アミノ酢酸ベンジル(380 mg, 1.29 mmol)をアセトニトリル(12 mL)に溶解し、炭酸カリウム(530 mg, 3.83 mmol)および塩化ベンジルトリエチルアンモニウム(30 mg, 0.132 mmol)を加えて3時間還流した。反応液を室温に戻し、不溶性の固体を濾去した後、濾液を減圧濃縮した。得られた残渣をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 3 / 2)で精製して、標題化合物(269 mg, 収率:25%)を淡黄色粘稠性油状物として得た。1H NMR (300 MHz, CDCl3) δH: 1.42 (9H, s), 1.90-2.07 (2H, m), 2.13-2.36 (2H, m), 3.67 (3H, d, J = 11.1 Hz), 3.80 (2H, s), 3.98 (1H, br.s), 7.10-7.42 (26H, m), 7.63 (2H, d, J= 7.2 Hz). 31P NMR (121 MHz, CDCl3) δP: 30.8.
4-{3-[(2-クロロフェニルジフェニルメトキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-[ジ(4-クロロフェニル)メチレン]アミノブタン酸t-ブチル
[ジ(4-クロロフェニル)メチレン]アミノ酢酸t-ブチル(287 mg, 0.788 mmol)、炭酸カリウム(326 mg, 2.36 mmol)、3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸2-クロロフェニルジフェニルメチル(420 mg, 0.788 mmol)、アセトニトリル(3.0 mL)、および塩化ベンジルトリエチルアンモニウム(89 mg, 0.391 mmol)の混合物を30分還流した。反応液を室温に戻し、不溶性の固体を濾去した後、濾液を減圧濃縮した。得られた残渣をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 3 / 2)で精製して、標題化合物(241 mg, 収率:34%)を淡黄色固体として得た。1H NMR (300 MHz, CDCl3) δH: 1.42 (9H, s), 1.91-2.00 (2H, m), 2.21-2.26 (2H, m), 3.68 (3H, d, J = 11.1 Hz), 3.81 (2H, s), 3.93 (1H, t, J = 5.7 Hz), 7.07-7.33 (22H, m), 7.41 (2H, d, J = 8.6 Hz), 7.54 (2H, d, J = 8.6 Hz). 31P NMR (121 MHz, CDCl3) δP: 34.8.
4-{3-[(ベンジルオキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-(ジフェニルメチレン)アミノブタン酸ベンジル
3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸ベンジル(98.8 g, 285 mmol)、炭酸カリウム(118 g, 855 mmol)、アセトニトリル(500 mL)、(ジフェニルメチレン)アミノ酢酸ベンジル(84.8 g, 257 mmol)、および塩化ベンジルトリエチルアンモニウム(25.1 g, 110 mmol)の混合物を90分間還流した。反応液を室温に戻し、不溶物を濾去した後、濾液を減圧濃縮して得られた残渣をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 4 / 1 〜1 / 1)で精製して、標題化合物(73.4 g, 収率:42%)を淡黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 1.91-2.04 (2H, m), 2.19-2.38 (2H, m), 3.62 (s) and 3.63 (s) (total 2H), 3.71 (d, J = 10.8 Hz) and 3.72 (d, J = 11.4 Hz) (total 3H), 4.13-4.17 (1H, m), 5.11 (2H, s), 5.12 (1H, d, J = 12.0 Hz), 5.18 (1H, d, J = 12.0 Hz), 7.07-7.14 (5H, m), 7.22-7.44 (17H, m), 7.60-7.65 (2H, m). 31P NMR (121 MHz, CDCl3) δP: 30.6.
4-{3-[(2-クロロフェニルジフェニルメトキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-(ジフェニルメチレン)アミノブタン酸ベンジル
(ジフェニルメチレン)アミノ酢酸ベンジル(831 mg, 2.52 mmol)、炭酸カリウム(1.04 g, 7.53 mmol)、3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸2-クロロフェニルジフェニルメチル(1.33 g, 2.50 mmol)、アセトニトリル(5.0 mL)、および塩化ベンジルトリエチルアンモニウム(56 mg, 0.246 mmol)の混合物を17時間還流した。反応液を室温に戻し、不溶性の固体を濾去した後、濾液を減圧濃縮した。得られた残渣をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 1 / 1)で精製して、標題化合物(158 mg, 収率:7.3%)を黄色油状物として得た。1H NMR (300 MHz, CDCl3) δH: 1.92-2.04 (2H, m), 2.22-2.32 (2H, m), 3.64 (3H, d, J = 11.1 Hz), 3.79 (2H, s), 4.11 (1H, t, J = 7.2 Hz), 5.12 (1H, d, J= 12.3 Hz), 5.17 (1H, d, J = 12.3 Hz), 7.07-7.37 (33H, m). 31P NMR (121 MHz, CDCl3) δP: 30.5.
4-{3-[(2-クロロフェニルジフェニルメトキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-(ジフェニルメチレン)アミノブタン酸ベンズヒドリル
(ジフェニルメチレン)アミノ酢酸ベンズヒドリル(800 mg, 1.97 mmol)、炭酸カリウム(830 mg, 6.01 mmol)、3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸2-クロロフェニルジフェニルメチル(1.06 g, 1.99 mmol)、アセトニトリル(10 mL)、および塩化ベンジルトリエチルアンモニウム(225 mg, 0.988 mmol)の混合物を30分還流した。反応液を室温に戻し、不溶性の固体を濾去した後、濾液を減圧濃縮した。得られた残渣をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 3 / 2)で精製して、標題化合物(882 mg, 収率:48%)を黄色固体として得た。1H NMR (300 MHz, CDCl3) δH: 1.89-2.08 (2H, m), 2.25-2.35 (2H, m), 3.63 (3H, d, J = 10.8 Hz), 3.79 (2H, s), 4.21 (1H, t, J = 6.0 Hz), 6.81-7.41 (38H, m). 31P NMR (121 MHz, CDCl3) δP: 30.7.
4-{3-[(2-クロロフェニルジフェニルメトキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-[ジ(4-クロロフェニル)メチレン]アミノブタン酸ベンズヒドリル
[ビス(4-クロロフェニル)メチレン]アミノ酢酸ベンズヒドリル(504 mg, 1.06 mmol)、炭酸カリウム(416 mg, 3.01 mmol)、3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸2-クロロフェニルジフェニルメチル(544 mg, 1.02 mmol)、アセトニトリル(10 mL)、および塩化ベンジルトリエチルアンモニウム(114 mg, 0.501 mmol)の混合物を1時間還流した。反応液を室温に戻し、不溶性の固体を濾去した後、濾液を減圧濃縮した。得られた残渣をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 2 / 1)で精製して、標題化合物(230 mg, 収率:23%)を淡黄色固体として得た。1H NMR (300 MHz, CDCl3) δH: 1.80-2.05 (2H, m), 2.25-2.40 (2H, m), 3.63 (3H, d, J = 12.0 Hz), 3.80 (2H, s), 4.14 (1H, t, J = Hz), 6.88 (1H, s), 6.93-7.74 (36H, m). 31P NMR (121 MHz, CDCl3) δP: 30.2.
4-{3-[(2-クロロフェニルジフェニルメトキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-[ジ(4-クロロフェニル)メチレン]アミノブタン酸4,4’-ジクロロベンズヒドリル
[ビス(4-クロロフェニル)メチレン]アミノ酢酸4,4’-ジクロロベンズヒドリル(543 mg, 1.00 mmol)、炭酸カリウム(394 mg, 2.85 mmol)、3-{[メトキシ(ビニル)ホスホリル]オキシ}フェニル酢酸2-クロロフェニルジフェニルメチル(514 mg, 0.964 mmol)、アセトニトリル(10 mL)、および塩化ベンジルトリエチルアンモニウム(108 mg, 0.474 mmol)の混合物を1時間還流した。反応液を室温に戻し、不溶性の固体を濾去した後、濾液を減圧濃縮した。得られた残渣をシリカゲルフラッシュカラムクロマトグラフィー(ヘキサン / 酢酸エチル = 2 / 1)で精製して、標題化合物(256 mg, 収率:26%)を無色固体として得た。1H NMR (300 MHz, CDCl3) δH: 1.80-2.00 (2H, m), 2.20-2.40 (2H, m), 3.64 (3H, d, J = 12.0 Hz), 3.81 (2H, s), 4.15 (1H, t, J = 6.0 Hz), 6.79 (1H, s), 6.94-7.55 (34H, m). 31P NMR (121 MHz, CDCl3) δP: 30.0.
6.GGsTopの合成
2-アミノ-4-{[3-(カルボキシメチル)フェニル](メチル)ホスホノ}ブタン酸
4-{3-[(ベンジルオキシカルボニルメチル)フェニル](メチル)ホスホノ}-2-(ジフェニルメチレン)アミノブタン酸ベンジル(4.95 g, 7.33 mmol)をメタノール(30 mL)に溶解し、アルゴンガスを液中に5分間導入した。このものにパラジウム-炭素(256 mg)を加え、水素ガスを導入吹き込みながら室温で4時間撹拌した。触媒を濾去し、濾液を減圧濃縮した後、水(100 mL)を加え、ジエチルエーテル(30 mL×3)で洗浄した。水層を減圧濃縮した後、得られた残渣を中圧カラムクロマトグラフィー(水 / メタノール = 55 / 45 〜 30 / 70)により精製し、さらに凍結乾燥して、標題化合物(2.26 g, 収率:93%)を無色固体として得た。1H NMR (300 MHz, D2O) δH: 2.14-2.33 (4H, m), 3.74 (2H, s), 3.86 (3H, d, J = 11.1 Hz), 7.15-7.45 (4H, m). 31P NMR (121 MHz, D2O) δP: 32.3.